JP3556586B2 - 酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法 - Google Patents
酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法 Download PDFInfo
- Publication number
- JP3556586B2 JP3556586B2 JP2000269251A JP2000269251A JP3556586B2 JP 3556586 B2 JP3556586 B2 JP 3556586B2 JP 2000269251 A JP2000269251 A JP 2000269251A JP 2000269251 A JP2000269251 A JP 2000269251A JP 3556586 B2 JP3556586 B2 JP 3556586B2
- Authority
- JP
- Japan
- Prior art keywords
- mixed
- purified
- oxide superconductor
- producing
- metal
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
Images



Classifications
-
- H—ELECTRICITY
- H10—SEMICONDUCTOR DEVICES; ELECTRIC SOLID-STATE DEVICES NOT OTHERWISE PROVIDED FOR
- H10N—ELECTRIC SOLID-STATE DEVICES NOT OTHERWISE PROVIDED FOR
- H10N60/00—Superconducting devices
- H10N60/01—Manufacture or treatment
- H10N60/0268—Manufacture or treatment of devices comprising copper oxide
- H10N60/0296—Processes for depositing or forming copper oxide superconductor layers
- H10N60/0324—Processes for depositing or forming copper oxide superconductor layers from a solution
-
- H—ELECTRICITY
- H01—ELECTRIC ELEMENTS
- H01B—CABLES; CONDUCTORS; INSULATORS; SELECTION OF MATERIALS FOR THEIR CONDUCTIVE, INSULATING OR DIELECTRIC PROPERTIES
- H01B1/00—Conductors or conductive bodies characterised by the conductive materials; Selection of materials as conductors
- H01B1/06—Conductors or conductive bodies characterised by the conductive materials; Selection of materials as conductors mainly consisting of other non-metallic substances
- H01B1/08—Conductors or conductive bodies characterised by the conductive materials; Selection of materials as conductors mainly consisting of other non-metallic substances oxides
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y10—TECHNICAL SUBJECTS COVERED BY FORMER USPC
- Y10T—TECHNICAL SUBJECTS COVERED BY FORMER US CLASSIFICATION
- Y10T29/00—Metal working
- Y10T29/49—Method of mechanical manufacture
- Y10T29/49002—Electrical device making
- Y10T29/49014—Superconductor
Landscapes
- Engineering & Computer Science (AREA)
- Manufacturing & Machinery (AREA)
- Inorganic Compounds Of Heavy Metals (AREA)
- Superconductors And Manufacturing Methods Therefor (AREA)
- Crystals, And After-Treatments Of Crystals (AREA)
- Superconductor Devices And Manufacturing Methods Thereof (AREA)
Description
【発明の属する技術分野】
本発明は、酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法に関し、特にトリフルオロ酢酸金属塩を用いた酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法に関する。
【0002】
【従来の技術】
酸化物超電導体は、超電導コイル、超電導マグネット、核融合炉、磁気浮上列車、加速器、磁気診断装置(Magnetic Resonance Imaging等)、超電導磁気エネルギー蓄積(Superconducting Magnetic Energy Storage)等への応用が期待され、この一部は既に実用化されつつある。
【0003】
酸化物超電導体には、ビスマス系、イットリウム系の超電導体があり、磁場下でも臨界電流密度等の特性の低下が生じにくいことから、イットリウム系超電導体が注目されている。
【0004】
イットリウム系超電導体の製造方法として、パルスレーザ(Pulse Laser)法、液相成長堆積(Liquid Phase Epitaxy)法、電子ビーム(Electron Beam)法等があるが、有機金属堆積(Metal Organic Deposition)法は真空を必要とせず低コストで酸化物超電導を製造可能なことから注目を集めている。そして、有機金属堆積法の中でもフッ素化合物のトリフルオロ酢酸を用いたトリフルオロ酢酸−有機金属堆積(Tri−Fluoroacetic Acid Metal Organic Deposition)法(以下、「TFA−MOD法」という)はその簡便性から将来性が注目されている。
【0005】
TFA−MOD法として、金属酢酸塩と水とを出発原料とする方法がGupta(参考文献:A.Gupta,et al,Appl.Phys.Lett.vol.52(No.24),page2077(1988))あるいはMcIntyre、Cima(参考文献:P.C.McIntyre,et al,Appl.Phys.vol.68(No.8),page4183(1990))等によって試みられている。
【0006】
【発明が解決しようとする課題】
しかしながら、金属酢酸塩と水とを出発原料として高い特性を有する酸化物超電導体を製造するのは困難であった。その結果、この方法によって、例えば膜厚0.1μm以上で1MA/cm2を越える臨界電流密度を有する超電導体が製造されたとの報告は行われていない。
【0007】
本発明はこのような課題を解決するためになされたもので、金属酢酸塩を出発原料として利用可能で、なおかつ高い特性を有する酸化物超電導体を製造する方法を提供することを目的としている。
【0008】
【課題を解決するための手段】
(1)上記目的を達成するために、本発明の酸化物超電導体の製造方法は、ランタノイド属およびイットリウムから選択した1種類以上の金属元素、バリウム、および銅を含む混合酢酸塩水溶液をトリフルオロ酢酸と混合、反応させて、混合トリフルオロ酢酸金属塩水溶液を作成する混合・反応工程と、前記混合・反応工程によって作成された混合トリフルオロ酢酸金属塩水溶液から水分および酢酸成分の合計含有量が、2重量%以下である精製混合トリフルオロ酢酸金属塩を作成する精製工程と、前記精製工程によって作成された混合トリフルオロ酢酸金属塩を溶媒に溶解してコーティング溶液を作成する溶解工程と、前記溶解工程によって作成されたコーティング溶液を基材に塗布し、混合トリフルオロ酢酸金属塩の膜を作成する成膜工程と、前記成膜工程によって混合トリフルオロ酢酸金属塩の膜が作成された基材を熱処理して超電導体を作成する熱処理工程とを具備したことを特徴とする。
【0009】
水分および酢酸成分の合計含有量が、2重量%以下である精製混合トリフルオロ酢酸金属塩を作成することで、優れた特性の酸化物超電導体を作成できる。
【0010】
ここで、前記精製工程が、前記混合・反応工程によって作成された混合トリフルオロ酢酸金属塩溶液を減圧下で蒸留して、水分および酢酸成分を削減した第1の精製トリフルオロ酢酸金属塩を作成する第1の蒸留工程と、前記第1の蒸留工程によって作成された前記第1の精製トリフルオロ酢酸金属塩に、該第1の精製トリフルオロ酢酸金属塩中の水分および酢酸成分と置換しうる置換可能物質を付加する付加工程と、前記付加工程によって前記置換可能物質が加えられた前記第1の精製トリフルオロ酢酸金属塩を減圧下で蒸留して、水分および酢酸成分を削減した記第2の精製トリフルオロ酢酸金属塩を作成する第2の蒸留工程とを具備することができる。
【0011】
第1の精製トリフルオロ酢酸金属塩中の水分および酢酸成分と置換しうる置換可能物質を付加し、減圧下で蒸留することによって作成される第2の精製トリフルオロ酢酸金属塩は、第1の精製トリフルオロ酢酸金属塩中の水分および酢酸成分の多くが置換可能物質と置換されている。この結果、第2の精製トリフルオロ酢酸金属塩中の水分および酢酸成分の合計含有量は、第1の精製トリフルオロ酢酸金属塩に比べて削減される。この第2の精製トリフルオロ酢酸金属塩を用いることで、優れた特性の超電導体の作成が可能となる。
【0012】
(2)本発明に係る酸化物超電導体用原料は、ランタノイド属の金属およびイットリウムから選択した1種類以上の金属、バリウム、および銅の混合トリフルオロ酢酸金属塩を含む酸化物超電導体製造用原料であって、水分および酢酸成分の合計含有量が、混合トリフルオロ酢酸金属塩の0.5重量%以下であることを特徴とする。
【0013】
この酸化物超電導体用原料は、必要に応じて適当な混合比で混合することにより、Y123系の酸化物超電導体を作成するための原料として用いることができる。そして、この原料には水分および酢酸成分の合計含有量が0.5重量%以下であることから、極めて優れた特性の酸化物超電導体の作成が可能となる。
【0014】
(3)本発明に係る酸化物超電導体用原料の製造方法は、ランタノイド属の金属およびイットリウム、バリウム、および銅から選択した1種類以上の金属を含む酢酸塩水溶液をトリフルオロ酢酸と混合、反応させて、トリフルオロ酢酸金属塩溶液を作成する混合・反応工程と、前記混合・反応工程によって作成された混合トリフルオロ酢酸金属塩溶液を減圧下で蒸留して、水分および酢酸成分を削減した第1の精製トリフルオロ酢酸金属塩を作成する第1の蒸留工程と、前記第1の蒸留工程によって作成された前記第1の精製トリフルオロ酢酸金属塩に、該第1の精製トリフルオロ酢酸金属塩中の水分および酢酸成分と置換しうる置換可能物質を付加する付加工程と、前記付加工程によって前記置換可能物質が加えられた前記第1の精製トリフルオロ酢酸金属塩を減圧下で蒸留して、水分および酢酸成分の合計含有量が2重量%以下の第2の精製トリフルオロ酢酸金属塩を作成する第2の蒸留工程とを具備したことを特徴とする。
【0015】
第1の蒸留工程、および付加工程、第2の蒸留工程によって、水分および酢酸成分の合計含有量が2重量%以下の第2の精製トリフルオロ酢酸金属塩を作成でき、この第2の精製トリフルオロ酢酸金属塩は優れた特性の超電導体を作成するための混合用原料として利用できる。
【0016】
【発明の実施の形態】
以下、本発明の実施の形態を図面を参照して詳細に説明する。
(第1の実施形態)
図1は本発明の第1の実施の形態に係る酸化物超電導体の製造方法の工程を示すフロー図である。
図1に示すように本発明に係る酸化物超電導体の製造方法はS11からS19の工程で表されている。
【0017】
(1)ランタノイド属およびイットリウム(Y)から選択した1種類以上の金属元素、バリウム、および銅を含む酢酸塩を水に溶解し、混合酢酸金属塩溶液を作成する(S11)。
【0018】
図1では、「ランタノイド属およびイットリウムから選択した1種類以上の金属元素」としてイットリウム(Y)を用いた例を示している。以下のステップS12〜S19の工程においても「イットリウム」は、全て「ランタノイド属およびイットリウムから選択した1種類以上の金属元素」の代表例を表すものとする。
【0019】
「ランタノイド属」は、原子番号57のランタンから原子番号71のルテチウムまでの金属元素群をいい、例えばネオジウム(Nd)、サマリウム(Sm)、ガドリニウム(Gd)、イッテルビウム(Yb)が含まれる。従い、「ランタノイド属の金属およびイットリウムから選択した1種類以上の金属」として、例えばサマリウム(Sm)やサマリウムとイットリウムの混合体が含まれうる。
【0020】
これら「1種類以上の金属元素」、バリウム、銅の酢酸塩はそれぞれ金属イオンのモル比で1:2:3になるように混合することが、良好な特性の酸化物超電導体を作成する上で好ましい。これはいわゆるY123系の酸化物超電導体(例えば、Ba2YCu3O7)の結晶構造に基づくものである。但し、この比率からの多少のズレは許容されうる。
【0021】
「水」としては例えばイオン交換法等で作成された純水を用いることが、不純物の混入を防ぐ上で好ましい。
【0022】
このように例えば、酢酸イットリウム(Y(OCOCH3)3)、酢酸バリウム(Ba(OCOCH3)2)、酢酸銅(Cu(OCOCH3)2)それぞれの水和物の粉末を純水に溶解することで、Y、Ba、Cuのイオンがモル比で約1:2:3の割合で含まれる混合酢酸金属塩の水溶液が作成できる。
【0023】
(2)混合酢酸塩水溶液をトリフルオロ酢酸(CF3COOH)と混合、反応させて、混合トリフルオロ酢酸金属塩水溶液を作成する(S12)。
【0024】
溶液を混合した結果、「1種類以上の金属元素」(イットリウム等)、バリウム、銅のイオンがトリフルオロ酢酸と反応して、例えばトリフルオロ酢酸イットリウム((CF3COO)3Y)、トリフルオロ酢酸バリウム((CF3COO)2Ba)、トリフルオロ酢酸銅((CF3COO)2Cu)が含まれる混合トリフルオロ酢酸金属塩の溶液が作成される。
【0025】
このときのトリフルオロ酢酸の混合量は、混合酢酸塩の酢酸基が全てトリフルオロ酢酸基に置き換わるように、混合酢酸塩と反応等モル量(等モル量ずつ反応し、余りの分子が生じない)とするのが好ましい。
【0026】
(3)混合トリフルオロ酢酸金属塩水溶液を減圧下で蒸留し、第1の精製トリフルオロ酢酸金属塩を作成する(S13)。
【0027】
例えば、ロータリーエバポレータ等を用いて溶液を入れた容器を減圧しながら加熱することで混合トリフルオロ酢酸金属塩溶液から水分および酢酸成分を蒸留する。ここで、溶液を入れた容器を回転させながら蒸留するのが、均質な第1の精製トリフルオロ酢酸金属塩を作成する上で好ましい。
【0028】
蒸留時には、圧力、及び温度を適宜調整し、突沸を防止しつつ残留する水分および酢酸成分できる限り少なくなるようにする。例えば蒸留初期には圧力を120hPa、温度を40℃とし、水分および酢酸成分の減少に伴い徐々に減圧、昇温を行う。このときの蒸留時間は、例えば8時間程度である。
その結果、半透明青色のゲルまたはゾル状の第1の精製混合トリフルオロ酢酸金属塩を得ることができる。この第1の精製混合トリフルオロ酢酸金属塩中には、蒸発しきれなかった水分と酢酸成分が、合計含有量にして例えば2〜8重量%程度含まれる。
【0029】
(4)第1の精製トリフルオロ酢酸金属塩に、第1の精製トリフルオロ酢酸金属塩中の酢酸成分と置換しうる置換可能物質を付加し、混合トリフルオロ酢酸溶液を作成する(S14)。
【0030】
混合トリフルオロ酢酸金属塩はゾルあるいはゲル状の物質であり、トリフルオロ酢酸イットリウム等のトリフルオロ酢酸金属塩分子が水素結合等で近接して存在し、その隙間に水分子と酢酸分子が物理的または静電気的に結合して存在している。これが、水分と酢酸成分を完全に除去することが困難な理由である。
【0031】
混合トリフルオロ酢酸金属塩から水分と酢酸成分を除去することで、優れた特性の酸化物超電導体を得ることができる。即ち、水分の除去が不十分であると、基材上への混合トリフルオロ酢酸金属塩の成膜が行いにくくなる。また酢酸成分が残留すると、酸化物超電導体の作成時に酸化物超電導体内に炭素が残留するため臨界電流密度が低下しやすくなる。
【0032】
水分と酢酸成分を除去するために、第1の精製トリフルオロ酢酸金属塩にその中の水分および酢酸成分と置換しうる置換可能物質を付加する。次のステップS15の第2の蒸留工程を実施することにより、この置換可能物質が精製トリフルオロ酢酸金属塩中の水分および酢酸成分と置換し、トリフルオロ酢酸金属塩中の水分および酢酸成分が低減される。
【0033】
この置換可能物質は、精製トリフルオロ酢酸金属塩中の水分および酢酸成分との置換が可能である他に、トリフルオロ酢酸金属塩と反応しにくく、さらには超電導体の作成時に超電導体内に残留しにくい性質を有する必要がある。その結果、置換可能物質として、常温、常圧(30℃、1013hPa)で液体状態の水酸基を有する低級炭化水素化合物、例えばメタノール、エタノール、1−プロパノール、2−プロパノール等を選択することができる。
【0034】
低級アルコールであることを要するのは、炭素数が多い炭化水素化合物では後述のステップS18において超電導前駆体を作成した際に超電導前駆体中に炭素が残留し易くなるからである。超電導前駆体、ひいては超電導体中の炭素の残留は、超電導特性の低下を招く原因となり得る。
【0035】
この置換可能物質を混合トリフルオロ酢酸金属塩中に残留した水分および酢酸成分の合計含有量より十分多く、例えば、残留した水分と酢酸成分の合計重量の50〜200倍の置換可能物質を付加し、混合トリフルオロ酢酸塩溶液を作成する。その結果、この混合トリフルオロ酢酸塩溶液中の水分と酢酸成分の合計含有量の重量%は、混合トリフルオロ酢酸塩と比較して1/50〜1/200に低下する。
【0036】
(5)置換可能物質が加えられた前記第1の精製トリフルオロ酢酸金属塩溶液を減圧下で蒸留して、第2の精製トリフルオロ酢酸金属塩を作成する(S15)。
【0037】
例えば、ロータリーエバポレータ等を用いて溶液を入れた容器を減圧しながら加熱することで混合トリフルオロ酢酸金属塩溶液を蒸留し、水分および酢酸成分を除去する。
【0038】
このときの温度、圧力は、水分および酢酸成分ができるだけ蒸発しやすいように置換可能物質に応じて圧力および温度を適宜制御する。例えば置換可能物質としてメタノールを用いる場合には、蒸留初期に圧力240Pa、温度35℃とし、水分および酢酸成分の蒸発に伴い、徐々に減圧、昇温を行う。
【0039】
置換可能物質として例えばメタノールを用いた場合、その沸点は水や酢酸に比べて低い。このため、混合トリフルオロ酢酸金属塩溶液からはメタノールの方が水分や酢酸成分よりも多く蒸発するが、メタノールの蒸発に伴って水分や酢酸成分の蒸発が起こる。このため、蒸留に伴い、混合トリフルオロ酢酸金属塩溶液中の水分や酢酸成分は減少してゆく。
ここで、溶液を入れた容器を回転させながら水分を蒸留させるのが、均質な第2の精製トリフルオロ酢酸金属塩を作成する上で好ましい。
【0040】
以上のように、ステップS14,S15の結果として第1の精製混合トリフルオロ酢酸から水分および酢酸成分が除去され、第2の精製混合トリフルオロ酢酸金属塩が作成される。
【0041】
この第2の精製混合トリフルオロ酢酸金属塩は、半透明青色のゲルあるいはゾル状の物質であり、互いに結合されたトリフルオロ酢酸金属塩分子の隙間にメタノール等の置換可能物質の分子、さらには水分子および酢酸分子が存在している。
【0042】
しかし、第2の精製混合トリフルオロ酢酸金属塩では、第1の精製混合トリフルオロ酢酸金属塩中に含まれていた水分および酢酸成分の多くが置換可能物質と置き換わっているので、水分および酢酸成分の含有量が減少している。例えば、第1の精製混合トリフルオロ酢酸金属塩中に含まれていた水分および酢酸成分の合計含有量が8重量%だとして、その90%が置換可能物質と置き換われば、第2の精製混合トリフルオロ酢酸金属塩中の水分および酢酸成分の合計含有量は8×0.1=0.8重量%となる。
【0043】
このようにして第2の精製混合トリフルオロ酢酸の水分および酢酸成分の合計含有量を2重量%以下とすることが可能である。その結果、この第2の精製混合トリフルオロ酢酸を用いて良好な特性を有する超電導体の作成が可能となる。
【0044】
実際には90%より良い割合で水分、酢酸成分を置換可能物質で置き換えることが可能であり、第2の精製混合トリフルオロ酢酸金属塩中の水分と酢酸成分の合計含有量を0.5重量%未満とすることが可能となる。
【0045】
(6)第2の精製混合トリフルオロ酢酸塩を溶媒で希釈し、コーティング溶液を作成する(S16)。
【0046】
溶媒としては、常温、常圧(30℃、1013hPa)で液体状態の炭化水素化合物、例えばメタノール、エタノール、1−プロパノール、および2−プロパノール等の低級炭化水素化合物を用いることができる。低級炭化水素化合物であることを要するのは、炭素数が多い炭化水素化合物では後述のステップS18において超電導前駆体を作成した際に超電導前駆体中に炭素が残留し易くなるからである。超電導前駆体、ひいては超電導体中の炭素の残留は、超電導特性の低下を招く原因となり得る。
【0047】
希釈に際してはコーティング溶液を適切な粘度とすべく希釈の度合いを調整する。基材上に所定の膜厚の混合トリフルオロ酢酸金属塩膜を作成するためである。即ち、膜厚を厚くしたければ粘度を大きく、膜厚を薄くしたければ粘度が低くなるように、溶媒の付加量を調整する。
【0048】
(7)基材へコーティング溶液を塗布し、混合トリフルオロ酢酸金属塩の膜を形成する(S17)。
【0049】
基材としては、基材の少なくとも一部の表層が、酸化物超電導体との格子不整合が±7%以内で、水蒸気及びフッ化水素に浸食されにくい材料から形成されていることが好ましい。
【0050】
本件の酸化物超電導体では、Y123系の結晶構造が超電導を発現するために必要である。従い、基材上にY123構造の結晶成長を行うために、この結晶構造と格子整合が行われていることが好ましいことになる。
【0051】
また、後述する超電導体の形成工程(ステップS18,S19)で、水蒸気を用い、ステップS19では超電導前駆体の分解の結果としてフッ化水素等のフッ化物が発生することから、基材が水分およびフッ化水素等のフッ化物によって浸食されにくい材料であることが好ましいことになる。
【0052】
この条件を満たす材料の例として、▲1▼(100)配向のLaAlO3、▲2▼結晶性セリア(CeO2)の表面層を有する(100)配向のマグネシア(MgO)または、▲3▼結晶性セリアの表面層を有する(100)配向のイットリア安定化ジルコニア(YSZ)が挙げられる。
【0053】
▲2▼、▲3▼の結晶性セリアは、表面の格子方向と45度方向でY123結晶構造との格子の整合が行われる。このように格子整合とは、格子間隔が一致することに限られない。本来の格子の方向にとらわれず、格子間の間隔が一致すれば互いの格子が整合しているといって差し支えない。
【0054】
基材へのコーティング溶液の塗布は、例えば、基材にコーティング溶液を滴下して基材を回転させるスピンコート、コーティング溶液内に基材を浸して引き上げるディップコート等種々の方法を適用することができる。このとき、例えばスピンコートでは基材の回転速度および回転加速時間を調整することで混合トリフルオロ酢酸金属塩の膜の膜厚を制御することができる。
【0055】
なお、メタノール等蒸気圧の高い溶媒を用いればスピンコート中に溶媒が蒸発するので、特段の乾燥工程を必要としない。
【0056】
(8)混合トリフルオロ酢酸金属塩膜を熱処理し、超電導前駆体を作成する(S18)。
【0057】
この熱処理は、混合トリフルオロ酢酸金属塩膜が形成された基材を熱処理炉に設置し、熱処理炉内を加湿酸素雰囲気にした状態で行われる。
【0058】
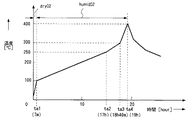
図2はこの熱処理工程中の時間と温度の関係を表すグラフの1例である。
▲1▼ 時刻Oからta1(熱処理開始から7分程度)の間に熱処理炉内の温度は室温から100℃まで急激に上昇する。このとき熱処理炉内は常圧の乾燥した酸素雰囲気中に置かれる。なお、この後の熱処理工程は全て常圧下で行うことができる。
【0059】
▲2▼ 時刻ta1になったとき熱処理炉内の雰囲気は加湿した常圧の純酸素雰囲気に変更になる。そして、時刻ta1からta2の間に(熱処理開始から17時間程度)熱処理炉内の温度は100℃から250℃に上昇する。
【0060】
このときの加湿した純酸素雰囲気は、例えば、湿度4.2〜12.1%の範囲に設定する。湿度を調整するには所定の温度の水内に雰囲気ガス(酸素ガス)の気泡を通すことで行える。即ち、水中を通過したときの気泡内の飽和蒸気圧によって湿度が決まるのであり、この飽和蒸気圧は温度によって決定される。
【0061】
▲3▼ 時刻ta2からta3の間(1時間40分間程度)に炉内の温度は250℃から300℃に、その後時刻ta3からta4の間(20分間程度)に400℃まで上昇される。このときも熱処理炉内の雰囲気は加湿した純酸素雰囲気に保たれる。時刻ta4の後、熱処理炉は自然冷却が行われる。このとき雰囲気ガスの流入は停止されるが、雰囲気ガスとして加湿した酸素ガスが滞留している。
【0062】
以上の熱処理の結果、混合トリフルオロ酢酸金属のトリフルオロ酢酸成分は分解して超電導前駆体が形成される。具体的には、例えば次のような反応が生じる。
(CF3COO)3Y → YF3 または YOF
(CF3COO)2Ba → BaF3
(CF3COO)2Cu → CuO
【0063】
このときトリフルオロ酢酸成分は気体成分として分解するため、炭素元素の超電導前駆体中への残留はほとんどない。
【0064】
(9)超電導前駆体に熱処理および酸素アニールを施し、超電導体を作成する(S19)。
【0065】
熱処理の際の雰囲気ガスに水蒸気を含有させることで、超電導前駆体(例えば、YF3またはYOF、BaF2、CuO)内のフッ化物は、以下のように水分と反応してフッ化水素を発生し、酸化物になる。
2YF3 + 3H2O → Y2O3 + 6HF↑
( 2YOF + H2O → Y2O3 + 2HF↑ )
BaF2 + H2O → BaO + 2HF↑
【0066】
これらの酸化物は直ちにBa2YCu3O6.5を形成する。この酸化物Ba2YCu3O6.5に対して酸素アニールによる酸素量の調整が行われ、Ba2YCu3O7のY123系酸化物超電導体が生成される。
【0067】
図3はこの熱処理およびアニール工程中の時間と温度の関係を表すグラフの1例である。
▲1▼ 熱処理が開始されると熱処理炉内は室温から昇温される、このとき昇温工程の初期にはArガス等の不活性ガス(窒素ガスでも差し支えない、以下も同様)に1000ppmの酸素ガスを混合してなる乾燥した混合ガスが熱処理炉内に満たされる(時刻tb1(熱処理開始から4分程度、温度100℃)まで)。
【0068】
ここで、この混合ガスは常圧で差し支えなく、以下の熱処理および酸素アニールもこの点同様である。
なお、ここでの酸素濃度1000ppm、処理時間4分間等は1例であり、他の条件で処理することも可能である。この点、以下の熱処理工程等も同様である。
【0069】
▲2▼ 時刻tb1に雰囲気ガスが、加湿した不活性ガスと酸素の混同ガス(湿度4.2〜12.1%、1000ppmの酸素を混合)に切り替わる。その後時刻tb2(熱処理開始から38分程度)に熱処理炉内の温度は775℃まで上昇し、さらに時刻tb2〜tb3の間(10分間程度)に800℃まで上昇し、時刻tb3〜tb4までの間(1時間程度)一定に保たれる。
雰囲気ガスが加湿されていることにより、超電導前駆体にその分解に用いられる水分が供給されることになる。
【0070】
▲3▼ 時刻tb4に雰囲気ガスが再び乾燥した不活性ガスと酸素ガスの混同ガス(1000ppmの酸素を混合、常圧)に切り替えられる。その後、時刻tb4〜tb5(10分間程度)まで熱処理炉内は800℃に保たれ、その後ゆっくり温度を低下して行き時刻tb6のとき(熱処理開始から3時間32分程度)に525℃となる。
【0071】
以上の▲1▼〜▲3▼までが熱処理工程であり、この間に超電導前駆体は水分との反応によってフッ化水素を発生して分解して酸化物となり、これらの酸化物から直ちにBa2YCu3O6.5が形成される。
【0072】
▲4▼ 時刻tb6に雰囲気ガスが常圧の乾燥酸素ガスに切り替えられ、酸素アニールの工程が開始される。
【0073】
時刻tb6からtb7の間(26分間程度)は、時刻tb5からtb6までの間と同様のペースで温度が低下し、時刻tb7に450℃になる。
【0074】
時刻tb7からtb8までの間(30分間)、温度は450℃に保たれ酸素アニールがさらに進行する。時刻tb8(熱処理開始から4時間28分程度)で酸素アニールの工程は終了し、熱処理炉は冷却される。なお、この冷却中も乾燥酸素ガス雰囲気が保たれている。
【0075】
(第2の実施形態)
図4は本発明の第2の実施形態に係る酸化物超電導体の製造方法を示すフロー図である。このフロー図に示すステップS21〜S29は、それぞれ図1のステップS11〜S19と対応している。
【0076】
本実施形態においてもイットリウムは「ランタノイド属およびイットリウム(Y)から選択した1種類以上の金属元素」を代表するものとして表されている。本実施形態では、S21で酢酸イットリウム、酢酸バリウム、酢酸銅を別個に水に溶解し3種類の酢酸金属塩水溶液A,B,Cを作成している。その後もS22〜S25において、トリフルオロ酢酸金属塩A,B,C、第1のトリフルオロ酢酸金属塩A,B,C、第2のトリフルオロ酢酸金属塩A,B,Cがそれぞれ個別に作成されている。そして、S26において第2のトリフルオロ酢酸金属塩A,B,Cを混合しコーティング溶液を作成している。
【0077】
即ち、本実施形態ではイットリウム、バリウム、銅をS21〜S25まで個別に処理し、S26に至って混合する点が第1の実施形態と相違する。
【0078】
このようにトリフルオロ酢酸イットリウム等を別個に精製しておき、コーティング溶液を作成する直前で混合しても酸化物超電導体の作成は可能である。
【0079】
本実施形態はその他の点では、第1の実施形態と特に変わることが無いので説明を省略する。
【0080】
【実施例】
以下に本発明の実施例を示す。
(実施例1)
酢酸イットリウム(Y(OCOCH3)3)、酢酸バリウム(Ba(OCOCH3)2)、酢酸銅(Cu(OCOCH3)2)の水和物の粉末を純水にそれぞれのモル比1:2:3で溶解し(図1のS11に対応、以下同様)、反応等モル量のトリフルオロ酢酸と混合、攪拌を行いY、Ba、Cuのイオンのモル比が1:2:3の混合トリフルオロ酢酸金属塩溶液を得る(S12)。
【0081】
得られた混合トリフルオロ酢酸金属塩溶液をナス型フラスコに入れ、ロータリーエバポレータで減圧しながら12時間蒸留し半透明青色のゲルまたはゾル状の第1の精製混合トリフルオロ酢酸金属塩を得る(S13)。
【0082】
第1の精製混合トリフルオロ酢酸金属塩のゾルまたはゲルを構成する水分と酢酸成分の合計含有量(第1の精製混合トリフルオロ酢酸金属塩に対して2〜8重量%程度)を第1の精製混合トリフルオロ酢酸金属塩の重量を計測することで測定する。そして、重量でこの合計含有量の100倍に相当するメタノール(置換可能物質)を加えて、第1の精製混合トリフルオロ酢酸金属塩を溶解し、混合トリフルオロ酢酸溶液を作成する(S14)。この溶液をロータリーエバポレータ中で減圧下において蒸留を8時間行い、半透明青色のゲルまたはゾルからなる第2の精製混合トリフルオロ酢酸金属塩を得る(S15)。
【0083】
得られた第2の精製混合トリフルオロ酢酸金属塩を溶媒としてのメタノールに溶解し、金属イオン換算でそれぞれ1.52M(mol/l)、2.34M、2.78Mのコーティング溶液を得た(S16)。
【0084】
それぞれの濃度のコーティング溶液を用い、基材として結晶方位が(100)のLaAlO3の単結晶基板上にスピンコートにより加速時間0.4秒、回転速度4000r.p.m.、回転の保持時間120秒の条件で塗布、乾燥し成膜を行った(S17)。
【0085】
図2に示した温度条件で、4.2%の加湿雰囲気で熱処理を行い超電導前駆体を作成した(S18)。
【0086】
その後、図3の温度条件でアルゴンに1000ppmの酸素を混合した4.2%加湿の混合ガス雰囲気中での熱処理、および乾燥純酸素雰囲気中での酸素アニールを行い超電導体を作成した(S19)。
【0087】
得られた超電導体は、X線回折(X−Ray Diffract) 測定により結晶配向の相の同定および優先配向性の分析を行った。また、直流4端子法を用いて温度77K磁場0Tにおける臨界電流(Ic)の測定を行い、これを超電導体膜の断面積で除算して臨界電流密度(Jc)を求めた。超電導体膜の断面積は、誘起結合プラズマ発光(Induced Coupled Plasma)分光法により超電導体膜の全量を求め、これを超電導体膜の表面積で除算して算出した。
【0088】
図5にX線回折の測定結果を、図6に臨界電流密度の測定結果を示す。ここで、比較例として図1のステップS14、S15を行わないで超電導体を作成したものを用いた。
【0089】
図5の横軸は、X線としてCuK−α線を用いた場合の回折角2θを、縦軸として回折強度(任意単位)を表したグラフであり、上段が実施例1を下段が比較例を示している。実施例1でも比較例でもほぼ同様の回折パターンを示しておりY123系の超電導体結晶構造が形成されていることが判る。
【0090】
図6は横軸がコーティング溶液作成前の第2の精製トリフルオロ酢酸金属塩中の水分と酢酸成分の合計含有量を、縦軸が臨界電流密度(Jc)を表したグラフである。そして、○が実施例1を、×が比較例をグラフ上にプロットしたものである。このときの超電導体の膜厚は、全て0.15μmに揃えている。
【0091】
比較例は水分と酢酸成分の合計含有量が3〜6重量%程度の範囲なのに対して、実施例1では合計含有量が2%未満であり、.5重量%未満のものも含まれている。即ち、図1のステップS14、S15を省略した超電導体の製造工程では、水分と酢酸成分の合計含有量が2%未満の精製トリフルオロ酢酸金属塩が作成できていない。
【0092】
臨界電流密度は水分と酢酸成分の合計含有量が小さいほど大きな値を示している。精製トリフルオロ酢酸金属塩中の水分と酢酸成分の合計含有量が2%を越える比較例では臨界電流密度が良くても1×10⁶[A/cm2]程度なのに対し、合計含有量が2重量%未満の実施例1では1×106[A/cm2]を越えている。そして、合計含有量が0.5重量%未満では2×106[A/cm2]を越え、5×106[A/cm2]に迫る値を示したものもある。
【0093】
以上から、実施例1と比較例では結晶構造自体はほとんど変わらないものの、臨界電流密度に相違があり、これは水分と酢酸成分の合計含有量によって決まってくることがわかる。これは、水分と酢酸成分、特に酢酸成分が超電導体を形成したときに結晶構造中の不純物となり、超電導電流を阻害することによるものと考えられる。
【0094】
(実施例2)
実施例2では実施例1と同様に出発物質として、酢酸イットリウム、酢酸バリウム、酢酸銅を用いた。そして、ステップS11〜S13は第1の実施例と同一の工程とした。
【0095】
その後、ステップS14、S15において、メタノールに替えエタノールを用いて第1の精製混合トリフルオロ酢酸金属塩を溶解し、精製を行った。
【0096】
具体的には、ステップS14で第1の精製混合トリフルオロ酢酸金属塩中の水分と酢酸成分の合計含有量の50〜100倍の重量のエタノールを加え、その溶液をロータリーエバポレータを用いて減圧下で蒸留を10時間行い第2の精製混合トリフルオロ酢酸金属塩を得た(S15)。蒸留時間が長くなっているのは、エタノールの蒸気圧が、メタノールより低いことに対応している。
【0097】
得られた第2の精製混合トリフルオロ酢酸金属塩を第1の実施例と同様にメタノールで希釈し、金属イオン換算で1.52M(mol/l)のコーティング溶液を作成した(S16)。
【0098】
その後、第1の実施例とほぼ同様の工程で超電導体を作成した(S17〜S19)。ここで、ステップS18の超電導前駆体の作成における加湿純酸素雰囲気の湿度を12.1%とし、ステップS17で用いる基材および塗布条件、およびステップS19の熱処理・アニール条件は実施例1と同一とした。
【0099】
以上のように作成した超電導体の臨界電流密度を測定したところ、温度77K、磁場0Tの条件下で3.5MA/cm2と実施例1同様に良好な超電導特性を示した。
【0100】
(実施例3)
実施例3では出発物質として、酢酸サマリウム、酢酸バリウム、酢酸銅の水和物を用い、これを純水に溶解しSm、Ba、Cuの金属イオンモル比が1:2:3の混合酢酸金属塩水溶液を得た(S11)。その後の、ステップS12〜S13は第1の実施例と同一の工程とした。
【0101】
その後、ステップS14、S15において、メタノールに替え1−プロパノール、2−プロパノールをそれぞれ用いて第1の精製混合トリフルオロ酢酸金属塩を溶解し、精製を行った。
【0102】
具体的には、第1の精製混合トリフルオロ酢酸金属塩中の水分と酢酸成分の合計含有量の50倍の1−プロパノールまたは2−プロパノールをそれぞれ加え、2種類の混合トリフルオロ酢酸金属塩溶液を作成した(S14)。その溶液をそれぞれロータリーエバポレータを用いて減圧下で蒸留を12時間行い2種類の第2の精製混合トリフルオロ酢酸金属塩を得た(S15)。ここで、蒸留時間が長くなっているのは、プロパノールの蒸気圧が、メタノールやエタノールより低いことに対応している。
【0103】
得られた2種類の第2の精製混合トリフルオロ酢酸金属塩を第1の実施例と同様にメタノールで希釈し、金属イオン換算で1.50M(mol/l)のコーティング溶液を作成した(S16)。
【0104】
その後、第1の実施例とほぼ同様の工程で超電導体を作成した(S17〜S19)。ここで、S17で用いる基材は、表面にセリア(CeO2)の結晶層を成長させた(100)配向のマグネシア(MgO)とし、S18の超電導前駆体の作成における加湿純酸素雰囲気の湿度を4.2%、S19の超電導体の作成における雰囲気ガスは湿度を12.1%とした混合ガス(アルゴンに1000ppmの酸素を混合)とし、ステップS16の塗布条件は同一とした。
【0105】
以上のように作成した2種類の超電導体の臨界電流密度を測定したところ、温度70K、磁場0Tの条件下でそれぞれ1.50MA/cm2、1.14MA/cm2の値が得られた。
【0106】
(実施例4)
実施例4では出発物質として、実施例1と同様に酢酸イットリウム、酢酸バリウム、酢酸銅の水和物を用い、ステップS12〜S13は第1の実施例とほぼ同一の工程で第1の精製混合トリフルオロ酢酸金属塩を作成した。但し、ステップS13の蒸留時間は14時間と実施例1より幾分長くした。
【0107】
その後、ステップS14、S15において、第1の精製混合トリフルオロ酢酸金属塩中の水分と酢酸成分の合計含有量の200倍の重量に相当するメタノールを加えて第1の精製混合トリフルオロ酢酸金属塩を溶解し、精製を行った。このときの蒸留時間は9時間とした。
【0108】
得られた第2の精製混合トリフルオロ酢酸金属塩を第1の実施例と同様にメタノールで希釈し、金属イオン換算で2.34M(mol/l)のコーティング溶液を作成した(S16)。
【0109】
その後、第1の実施例とほぼ同様の工程で超電導体を作成した(S17〜S19)。ここで、S17で用いる基材は、表面にセリア(CeO2)の結晶層を成長させた(100)配向のイットリア安定化ジルコニア(YSZ)とし、ステップS18の超電導前駆体の作成における加湿純酸素雰囲気の湿度を7.1%、ステップS19の超電導体の作成における加湿混合ガス雰囲気(1000ppmの酸素ガスを混合したアルゴンガス)の湿度を4.2%とし、ステップS17の塗布条件は実施例1と同一とした。
【0110】
以上のように作成した超電導体の臨界電流密度を測定したところ、温度77K、磁場0Tの条件下で3.6MA/cm2の値が得られ、実施例1とほぼ同様に優れた超電導特性が得られた。
【0111】
【発明の効果】
以上説明したように、本発明によれば、金属酢酸塩を出発原料として利用可能で、なおかつ高い特性を有する酸化物超電導体を製造する方法を提供することが可能となる。
【図面の簡単な説明】
【図1】本発明の第1実施形態に係る酸化物超電導体の製造方法の工程を示すフロー図である。
【図2】混合トリフルオロ酢酸金属塩膜を熱処理して超電導前駆体を作成するときの時間と温度の関係の1例を表すグラフである。
【図3】超電導前駆体を熱処理、酸素アニールして超電導体を作成するときの時間と温度の関係の1例を表すグラフである。
【図4】本発明の第2の実施形態に係る酸化物超電導体の製造方法を示すフロー図である。
【図5】本発明の実施例におけるX線回折の測定結果を比較例と対比して示すグラフである。
【図6】本発明の実施例における水分と酢酸成分の合計含有量と臨界電流密度の関係を比較例と共に示すグラフである。
Claims (14)
- ランタノイド属およびイットリウムから選択した1種類以上の金属元素、バリウム、および銅を含む混合酢酸塩水溶液をトリフルオロ酢酸と混合、反応させて、混合トリフルオロ酢酸金属塩水溶液を作成する混合・反応工程と、
前記混合・反応工程によって作成された混合トリフルオロ酢酸金属塩溶液を減圧下で蒸留して、水分および酢酸成分を削減した第1の精製混合トリフルオロ酢酸金属塩を作成する第1の蒸留工程と、
前記第1の蒸留工程によって作成された前記第1の精製混合トリフルオロ酢酸金属塩に、アルコールを付加する付加工程と、
前記付加工程によってアルコールが加えられた前記第1の精製混合トリフルオロ酢酸金属塩を減圧下で蒸留して、水分および酢酸成分の合計含有量が2重量%以下の第2の精製混合トリフルオロ酢酸金属塩を作成する第2の蒸留工程と
前記第2の蒸留工程によって作成された第2の精製混合トリフルオロ酢酸金属塩を溶媒に溶解してコーティング溶液を作成する溶解工程と、
前記溶解工程によって作成されたコーティング溶液を基材に塗布し、混合トリフルオロ酢酸金属塩の膜を作成する成膜工程と、
前記成膜工程によって混合トリフルオロ酢酸金属塩の膜が作成された基材を熱処理して超電導体を作成する熱処理工程と
を具備したことを特徴とする酸化物超電導体の製造方法。 - 前記1種類以上の金属が、イットリウム、ネオジウム、サマリウム、ガドリニウム、およびイッテルビウムの少なくともいずれかを含むことを特徴とする請求項1記載の酸化物超電導体の製造方法。
- 前記溶媒が、温度30℃、気圧1013hPaにおいて液体の炭化水素化合物を含むことを特徴とする請求項1ないし2のいずれか1項に記載の酸化物超電導体の製造方法。
- 前記溶媒が、メタノール、エタノール、1−プロパノール、および2−プロパノールのいずれかを含むことを特徴とする請求項3記載の酸化物超電導体の製造方法。
- 前記第2の蒸留工程によって作成された前記第2の精製混合トリフルオロ酢酸金属塩に含まれる水分および酢酸成分の合計含有量が、0.5重量%以下であることを特徴とする請求項1ないし4のいずれか1項に記載の酸化物超電導体の製造方法。
- 前記基材の少なくとも一部の表層が、超電導体との格子不整合が±7%以内で、水蒸気及びフッ化水素に対する耐浸食性を有する材料から形成されていることを特徴とする請求1ないし5のいずれか1項に記載の酸化物超電導体の製造方法。
- 前記基材の少なくとも一部の表層が、(100)配向のLaAlO3、結晶性セリアの表面層を有する(100)配向のマグネシアまたは(100)配向のイットリア安定化ジルコニアのいずれかから形成されていることを特徴とする請求項6記載の酸化物超電導体の製造方法。
- 前記熱処理工程が、トリフルオロ酢酸成分を分解して超電導前駆体を作成する前駆体作成工程と、前記前駆体作成工程によって作成された前記超電導前駆体から酸化物超電導体を作成する超電導体作成工程とを含むことを特徴とする請求1ないし7のいずれか1項に記載の酸化物超電導体の製造方法。
- 前記前駆体作成工程が、加湿された純酸素雰囲気中で熱処理を行う工程を含むことを特徴とする請求項8記載の酸化物超電導体の製造方法。
- 前記超電導体作成工程が、加湿された酸素と不活性ガスの混合ガス雰囲気中で熱処理を行う工程を含むことを特徴とする請求8ないし9のいずれか1項に記載の酸化物超電導体の製造方法。
- 前記アルコールが、メタノール、エタノール、1−プロパノール、および2−プロパノールのいずれかを含むことを特徴とする請求項1ないし10のいずれか1項に記載の酸化物超電導体の製造方法。
- ランタノイド属の元素およびイットリウム、バリウム、および銅から選択した1種類以上の金属元素を含む酢酸塩水溶液をトリフルオロ酢酸と混合、反応させて、トリフルオロ酢酸金属塩溶液を作成する混合・反応工程と、
前記混合・反応工程によって作成された混合トリフルオロ酢酸金属塩溶液を減圧下で蒸留して、水分および酢酸成分を削減した第1の精製トリフルオロ酢酸金属塩を作成する第1の蒸留工程と、
前記第1の蒸留工程によって作成された前記第1の精製トリフルオロ酢酸金属塩に、アルコールを付加する付加工程と、
前記付加工程によって前記のアルコールが加えられた前記第1の精製トリフルオロ酢酸金属塩を減圧下で蒸留して、水分および酢酸成分の合計含有量が2重量%以下の第2の精製トリフルオロ酢酸金属塩を作成する第2の蒸留工程と
を具備したことを特徴とする酸化物超電導体用原料の製造方法。 - 前記第2の蒸留工程によって作成された前記第2の精製トリフルオロ酢酸金属塩に含まれる水分および酢酸成分の合計含有量が、0.5重量%以下であることを特徴とする請求項12項に記載の酸化物超電導体用原料の製造方法。
- 前記アルコールが、メタノール、エタノール、1−プロパノール、および2−プロパノールのいずれかを含むことを特徴とする請求項12ないし13のいずれか1項に記載の酸化物超電導体用原料の製造方法。
Priority Applications (8)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2000269251A JP3556586B2 (ja) | 2000-09-05 | 2000-09-05 | 酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法 |
| KR10-2001-0054116A KR100417146B1 (ko) | 2000-09-05 | 2001-09-04 | 산화물 초전도체의 제조 방법, 산화물 초전도체용 원료 및산화물 초전도체용 원료의 제조 방법 |
| DE60125114T DE60125114T2 (de) | 2000-09-05 | 2001-09-04 | Verfahren zur Herstellung eines Oxid-Supraleiters |
| DK01120704T DK1187231T3 (da) | 2000-09-05 | 2001-09-04 | Metode til fremstilling af oxid-superleder |
| EP01120704A EP1187231B1 (en) | 2000-09-05 | 2001-09-04 | Method of preparing an oxide superconductor |
| CNB011326735A CN1185660C (zh) | 2000-09-05 | 2001-09-05 | 氧化物超导体的制造方法、氧化物超导体用的原料及其制备方法 |
| US09/945,821 US6586042B2 (en) | 2000-09-05 | 2001-09-05 | Method of preparing oxide superconductor with purified mixed metal trifluoroacetate |
| US10/441,224 US6821930B2 (en) | 2000-09-05 | 2003-05-20 | Preparing method of oxide superconductor, raw material for oxide superconductor, and preparing method of raw material for oxide superconductor |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2000269251A JP3556586B2 (ja) | 2000-09-05 | 2000-09-05 | 酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2002080297A JP2002080297A (ja) | 2002-03-19 |
| JP3556586B2 true JP3556586B2 (ja) | 2004-08-18 |
Family
ID=18755896
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2000269251A Expired - Lifetime JP3556586B2 (ja) | 2000-09-05 | 2000-09-05 | 酸化物超電導体の製造方法、酸化物超電導体用原料、および酸化物超電導体用原料の製造方法 |
Country Status (7)
| Country | Link |
|---|---|
| US (2) | US6586042B2 (ja) |
| EP (1) | EP1187231B1 (ja) |
| JP (1) | JP3556586B2 (ja) |
| KR (1) | KR100417146B1 (ja) |
| CN (1) | CN1185660C (ja) |
| DE (1) | DE60125114T2 (ja) |
| DK (1) | DK1187231T3 (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US9023764B2 (en) | 2012-03-23 | 2015-05-05 | Kabushiki Kaisha Toshiba | Oxide superconductor, oriented oxide thin film, and method for manufacturing oxide superconductor |
Families Citing this family (27)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP3548801B2 (ja) * | 2001-03-27 | 2004-07-28 | 独立行政法人産業技術総合研究所 | 特定の金属種に特定の配位子を配位させた金属錯体を含む溶液組成物、希土類超電導膜製造用溶液組成物、特定金属錯体の非結晶固形物、特定の金属種に特定の配位子を配位させた金属錯体を含む溶液の製造方法、希土類超電導膜製造用溶液の製造方法、及び超電導薄膜の形成方法。 |
| WO2002093590A1 (fr) * | 2001-05-15 | 2002-11-21 | International Superconductivity Technology Center, The Juridical Foundation | Supraconducteur oxyde sous forme de ruban et son mode de fabrication |
| US20030130129A1 (en) * | 2001-07-13 | 2003-07-10 | Massachusetts Institute Of Technology | Vacuum processing for fabrication of superconducting films fabricated by metal-organic processing |
| JP3725085B2 (ja) * | 2002-03-05 | 2005-12-07 | 株式会社東芝 | 超電導層及びその製造方法 |
| JP4203606B2 (ja) * | 2002-11-08 | 2009-01-07 | 財団法人国際超電導産業技術研究センター | 酸化物超電導厚膜用組成物及び厚膜テープ状酸化物超電導体 |
| KR100529602B1 (ko) * | 2003-07-18 | 2005-11-17 | 한국산업기술대학교 | 희토류원소계 초전도 산화물을 이용하는 유기금속증착용 전구용액 제조방법 및 유기금속증착법에 의한 박막형 초전도체 제조방법 |
| US20050159298A1 (en) * | 2004-01-16 | 2005-07-21 | American Superconductor Corporation | Oxide films with nanodot flux pinning centers |
| EP1655787A1 (en) * | 2004-11-03 | 2006-05-10 | Nexans | Precursor composition for YBCO-based superconductors |
| JP4050730B2 (ja) * | 2004-07-30 | 2008-02-20 | 株式会社東芝 | 酸化物超電導体およびその製造方法 |
| DE102004041053B4 (de) * | 2004-08-25 | 2007-08-16 | Trithor Gmbh | Verfahren zur Herstellung dicker REBCO-Schichten für bandförmige Hochtemeperatur-Supraleiter |
| JP4208806B2 (ja) * | 2004-09-16 | 2009-01-14 | 株式会社東芝 | 酸化物超電導体の製造方法 |
| EP1655788B1 (en) * | 2004-11-03 | 2009-04-15 | Nexans | Precursor composition for YBCO-based superconductors |
| KR100694850B1 (ko) * | 2005-07-01 | 2007-03-13 | 학교법인 한국산업기술대학 | 유기금속전구용액 제조방법 및 이를 이용한유기금속증착법에 의한 박막형 산화물 초전도체 제조방법 |
| CN100360470C (zh) * | 2006-04-30 | 2008-01-09 | 西安理工大学 | 钇钡铜氧超导膜的溶胶-凝胶制备方法 |
| KR100851620B1 (ko) | 2006-11-14 | 2008-08-12 | 학교법인 한국산업기술대학 | 유기금속증착법에 의한 박막형 산화물 초전도체 제조방법 |
| JP4738322B2 (ja) * | 2006-11-30 | 2011-08-03 | 株式会社東芝 | 酸化物超電導体およびその製造方法 |
| ES2302637B1 (es) * | 2006-12-14 | 2009-06-05 | Consejo Superior Investig. Cientificas | Material superconductor nanoestructurado tipo reba2cu3o7(re=tierra rara o ytrio) con una elevada densidad de centros de anclaje de vortices y su metodo de preparacion. |
| KR100922371B1 (ko) | 2008-01-03 | 2009-10-19 | 한국기계연구원 | 초전도 박막 및 그 제조방법 |
| DE102008004818B4 (de) * | 2008-01-17 | 2010-07-15 | Zenergy Power Gmbh | Nasschemisches Verfahren zur Herstellung eines Hochtemperatursupraleiters |
| JP5172456B2 (ja) * | 2008-05-07 | 2013-03-27 | 株式会社東芝 | 酸化物超電導体の製造方法 |
| JP5085436B2 (ja) * | 2008-06-04 | 2012-11-28 | 株式会社東芝 | 有機フッ素化合物の分析方法 |
| CN101747031B (zh) * | 2008-12-16 | 2012-07-18 | 北京有色金属研究总院 | 一种高温超导纳米复合薄膜及其制备方法 |
| JP5445982B2 (ja) * | 2009-12-09 | 2014-03-19 | 独立行政法人産業技術総合研究所 | 希土類超電導膜形成用溶液およびその製造方法 |
| JP2013045727A (ja) * | 2011-08-25 | 2013-03-04 | Swcc Showa Cable Systems Co Ltd | テープ状re系酸化物超電導線材の製造方法 |
| CN102443792B (zh) * | 2011-12-02 | 2013-06-05 | 西安理工大学 | Ybco超导薄膜的溶液沉积及其热处理工艺 |
| CN102569636B (zh) * | 2012-01-18 | 2014-02-19 | 西安理工大学 | 一种化学溶液法制备钆钡铜氧高温超导薄膜的方法 |
| JP5763251B2 (ja) * | 2014-08-12 | 2015-08-12 | 株式会社東芝 | 酸化物超電導体の製造方法 |
Family Cites Families (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5416063A (en) * | 1987-04-10 | 1995-05-16 | At&T Corp. | Method of producing a layer of superconductive oxide |
| US4866031A (en) * | 1987-06-09 | 1989-09-12 | E. I. Du Pont De Nemours And Company | Process for making 90 K superconductors from acetate precursor solutions |
| US4983577A (en) * | 1987-12-22 | 1991-01-08 | General Motors Corporation | Metalorganic deposition of superconducting Yb-Ba-Cu-O thin films by rapid thermal annealing |
| JPH01230405A (ja) | 1987-10-09 | 1989-09-13 | Mitsubishi Electric Corp | 酸化物超電導厚膜の製造方法 |
| US4962086A (en) | 1988-06-08 | 1990-10-09 | International Business Machines Corporation | High Tc superconductor - gallate crystal structures |
| FR2648802B1 (fr) * | 1989-06-22 | 1991-09-20 | Rhone Poulenc Chimie | Melanges deshydrates d'halogenures de terres rares et d'alcalino-terreux ou d'alcalins |
| US5231074A (en) * | 1990-04-17 | 1993-07-27 | Massachusetts Institute Of Technology | Preparation of highly textured oxide superconducting films from mod precursor solutions |
| JPH0710732B2 (ja) | 1991-06-28 | 1995-02-08 | 工業技術院長 | 超電導体の製造方法 |
| US5480862A (en) * | 1993-07-30 | 1996-01-02 | Pirelli Cavi S.P.A. | Method for the preparation of precursors for superconductors and compounds thus obtained |
| RU2232448C2 (ru) | 1997-06-18 | 2004-07-10 | Массачусетс Инститьют Оф Текнолоджи | Способ получения пленки оксидного сверхпроводника и оксидное сверхпроводниковое изделие |
| JP3507887B2 (ja) | 2000-09-01 | 2004-03-15 | 独立行政法人産業技術総合研究所 | 単結晶基板の表面にエピタキシャル薄膜を形成する方法 |
| JP4822637B2 (ja) | 2000-10-31 | 2011-11-24 | 株式会社Adeka | 酸化物超電導用トリフルオロ酢酸金属塩水和物の製造方法 |
-
2000
- 2000-09-05 JP JP2000269251A patent/JP3556586B2/ja not_active Expired - Lifetime
-
2001
- 2001-09-04 DE DE60125114T patent/DE60125114T2/de not_active Expired - Lifetime
- 2001-09-04 EP EP01120704A patent/EP1187231B1/en not_active Expired - Lifetime
- 2001-09-04 DK DK01120704T patent/DK1187231T3/da active
- 2001-09-04 KR KR10-2001-0054116A patent/KR100417146B1/ko not_active Expired - Lifetime
- 2001-09-05 US US09/945,821 patent/US6586042B2/en not_active Expired - Lifetime
- 2001-09-05 CN CNB011326735A patent/CN1185660C/zh not_active Expired - Lifetime
-
2003
- 2003-05-20 US US10/441,224 patent/US6821930B2/en not_active Expired - Lifetime
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US9023764B2 (en) | 2012-03-23 | 2015-05-05 | Kabushiki Kaisha Toshiba | Oxide superconductor, oriented oxide thin film, and method for manufacturing oxide superconductor |
Also Published As
| Publication number | Publication date |
|---|---|
| US6821930B2 (en) | 2004-11-23 |
| US20020086799A1 (en) | 2002-07-04 |
| US20030198748A1 (en) | 2003-10-23 |
| EP1187231A3 (en) | 2005-06-29 |
| KR100417146B1 (ko) | 2004-02-05 |
| CN1185660C (zh) | 2005-01-19 |
| DE60125114T2 (de) | 2007-07-05 |
| EP1187231A2 (en) | 2002-03-13 |
| US6586042B2 (en) | 2003-07-01 |
| EP1187231B1 (en) | 2006-12-13 |
| CN1342986A (zh) | 2002-04-03 |
| DK1187231T3 (da) | 2007-04-10 |
| KR20020019409A (ko) | 2002-03-12 |
| DE60125114D1 (de) | 2007-01-25 |
| JP2002080297A (ja) | 2002-03-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US6821930B2 (en) | Preparing method of oxide superconductor, raw material for oxide superconductor, and preparing method of raw material for oxide superconductor | |
| JP5057784B2 (ja) | ナノドットフラックス・ピン止めセンターを有する酸化物膜 | |
| US7919434B2 (en) | Oxide superconducting film and method of preparing the same | |
| EP1482521B1 (en) | Superconductive layer and method for preparation thereof | |
| JP4208806B2 (ja) | 酸化物超電導体の製造方法 | |
| JP3851948B2 (ja) | 超電導体の製造方法 | |
| CN102584204A (zh) | 一种ybco超导复合薄膜的制备方法 | |
| CN103680759A (zh) | 氧化物超导体的制造方法及氧化物超导体 | |
| KR100910601B1 (ko) | 성능이 개선된 초전도체 후막 | |
| JP5172456B2 (ja) | 酸化物超電導体の製造方法 | |
| JP2011201712A (ja) | 配向酸化物膜の製造方法および配向酸化物膜、酸化物超電導体 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A821 Effective date: 20031215 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20040210 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20040405 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20040427 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20040512 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 3556586 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090521 Year of fee payment: 5 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090521 Year of fee payment: 5 |
|
| S531 | Written request for registration of change of domicile |
Free format text: JAPANESE INTERMEDIATE CODE: R313531 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090521 Year of fee payment: 5 |
|
| R371 | Transfer withdrawn |
Free format text: JAPANESE INTERMEDIATE CODE: R371 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090521 Year of fee payment: 5 |
|
| S531 | Written request for registration of change of domicile |
Free format text: JAPANESE INTERMEDIATE CODE: R313531 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090521 Year of fee payment: 5 |
|
| R350 | Written notification of registration of transfer |
Free format text: JAPANESE INTERMEDIATE CODE: R350 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090521 Year of fee payment: 5 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20100521 Year of fee payment: 6 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20110521 Year of fee payment: 7 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20110521 Year of fee payment: 7 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20120521 Year of fee payment: 8 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20120521 Year of fee payment: 8 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130521 Year of fee payment: 9 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130521 Year of fee payment: 9 |
|
| S533 | Written request for registration of change of name |
Free format text: JAPANESE INTERMEDIATE CODE: R313533 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130521 Year of fee payment: 9 |
|
| R350 | Written notification of registration of transfer |
Free format text: JAPANESE INTERMEDIATE CODE: R350 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130521 Year of fee payment: 9 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20140521 Year of fee payment: 10 |
|
| S531 | Written request for registration of change of domicile |
Free format text: JAPANESE INTERMEDIATE CODE: R313531 |
|
| R350 | Written notification of registration of transfer |
Free format text: JAPANESE INTERMEDIATE CODE: R350 |
|
| S111 | Request for change of ownership or part of ownership |
Free format text: JAPANESE INTERMEDIATE CODE: R313117 |
|
| R350 | Written notification of registration of transfer |
Free format text: JAPANESE INTERMEDIATE CODE: R350 |
|
| EXPY | Cancellation because of completion of term |