JP3699659B2 - デアザアデニン類を含む核酸及びこれを製造するためのフォスフォロアミダイト - Google Patents
デアザアデニン類を含む核酸及びこれを製造するためのフォスフォロアミダイト Download PDFInfo
- Publication number
- JP3699659B2 JP3699659B2 JP2001059076A JP2001059076A JP3699659B2 JP 3699659 B2 JP3699659 B2 JP 3699659B2 JP 2001059076 A JP2001059076 A JP 2001059076A JP 2001059076 A JP2001059076 A JP 2001059076A JP 3699659 B2 JP3699659 B2 JP 3699659B2
- Authority
- JP
- Japan
- Prior art keywords
- aza
- dna
- base
- oligonucleotide
- phosphoramidite
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- UHOVQNZJYSORNB-UHFFFAOYSA-N c1ccccc1 Chemical compound c1ccccc1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 1
Images



Landscapes
- Saccharide Compounds (AREA)
Description
【発明の属する技術分野】
本発明は、例えば、DNA変異解析、DNA−タンパク相互作用の解析、DNAの複製、RNAへの転写等への利用が期待される、デアザアデニン類を含んでなる核酸と、核酸に該デアザアデニン類を導入するために用いられる新規なフォスフォロアミダイトに関する。
【0002】
【従来の技術】
遺伝子中で生じる点変異は、重い遺伝病の原因として、しばしば重大な意味を持つ。G(グアニン):C(シトシン)−A(アデニン):T(チミン)変異は、天然でしばしば認められるDNAの点変異の一つである。このタイプの変異が遺伝子上で生じると、例えばあるアミノ酸に対応するコドンがストップコドンへ変化するナンセンスミューテーションに代表される重大なエラーをしばしば引き起こし、その結果、タンパク合成の不完全な終結によって様々な重篤な遺伝子病を生ずる。遺伝子病の起源を理解するためには、遺伝子の特定の領域で遺伝子を変異させる遺伝子技術を開発することが極めて重要である。G:C−A:T変異を効率よく生じさせる方法として、亜硫酸塩によるシトシンの処理や、5位がメチル化されたシトシンもしくはシトシンを含むシクロブタンピリミジン二量体の加水分解による脱アミノ化がよく知られている。そのほかには、2個かそれ以上の塩基を認識することができる縮重塩基を利用する方法がある。これまでにC,Tと塩基対を形成することができるプリン誘導体としてO6−メチルグアニンや2−アミノプリンや6−メトキシアデニンが知られている。これらの塩基は、プロトネーションや互変異性化やゆらぎ塩基対によって複数の異なる塩基を区別して認識する。しかしながら、これらによる塩基対形成においては、どれも二重鎖DNAを形成することができるものの、それらの大きな不安定化が観察され、変異研究に必要な短鎖オリゴヌクレオチドへの複数の縮重塩基の導入は現実的ではなかった。
7−デアザプリンは、非ワトソン−クリック塩基対の形成において重要な役割を果たす7位の窒素原子が炭素原子に交換された非天然の塩基であり、核酸構造研究において有用な道具として用いられる。様々な置換基で置換された7−デアザプリンがいくつかの研究グループから報告されており、これらを含むオリゴマーの二重鎖安定性についていくつかのグループから報告されている。しかしながらそれらの塩基認識の選択性にはこれまで全く触れられていない。
【0003】
【発明が解決しようとする課題】
本発明は、複数の塩基と安定な塩基対を形成することができ、且つ、DNAの相補鎖側のチミン、シトシン両方を認識できる縮重塩基として働くことが出来るデアザアデニン類を、DNAの分子中に容易に導入しうる新規なフォスフォロアミダイトと、該デアザアデニン類を組み込んだ核酸を提供することを目的とする。
【0004】
【課題を解決するための手段】
本発明者らは、チミン塩基と三本の水素結合を使って安定な塩基対を形成することが知られている2−アミノアデニンのデアザ類縁体である2−アミノ−7−デアザアデニン(AZA)をDNAに導入し、天然の塩基との塩基対形成能を検討すると共に、AZAを含むオリゴマーについて、複数の塩基と安定な塩基対を形成することができる縮重塩基としての能力について検討し、併せて、ポリメラーゼによる伸長反応を用いて変異原としての能力についても検討した結果、上記目的を達成しうる本発明に到達した。
【0005】
即ち、本発明は、分子中に2−アミノ−7−デアザアデニンを含んでなる核酸若しくはオリゴヌクレオチドに関する。
【0006】
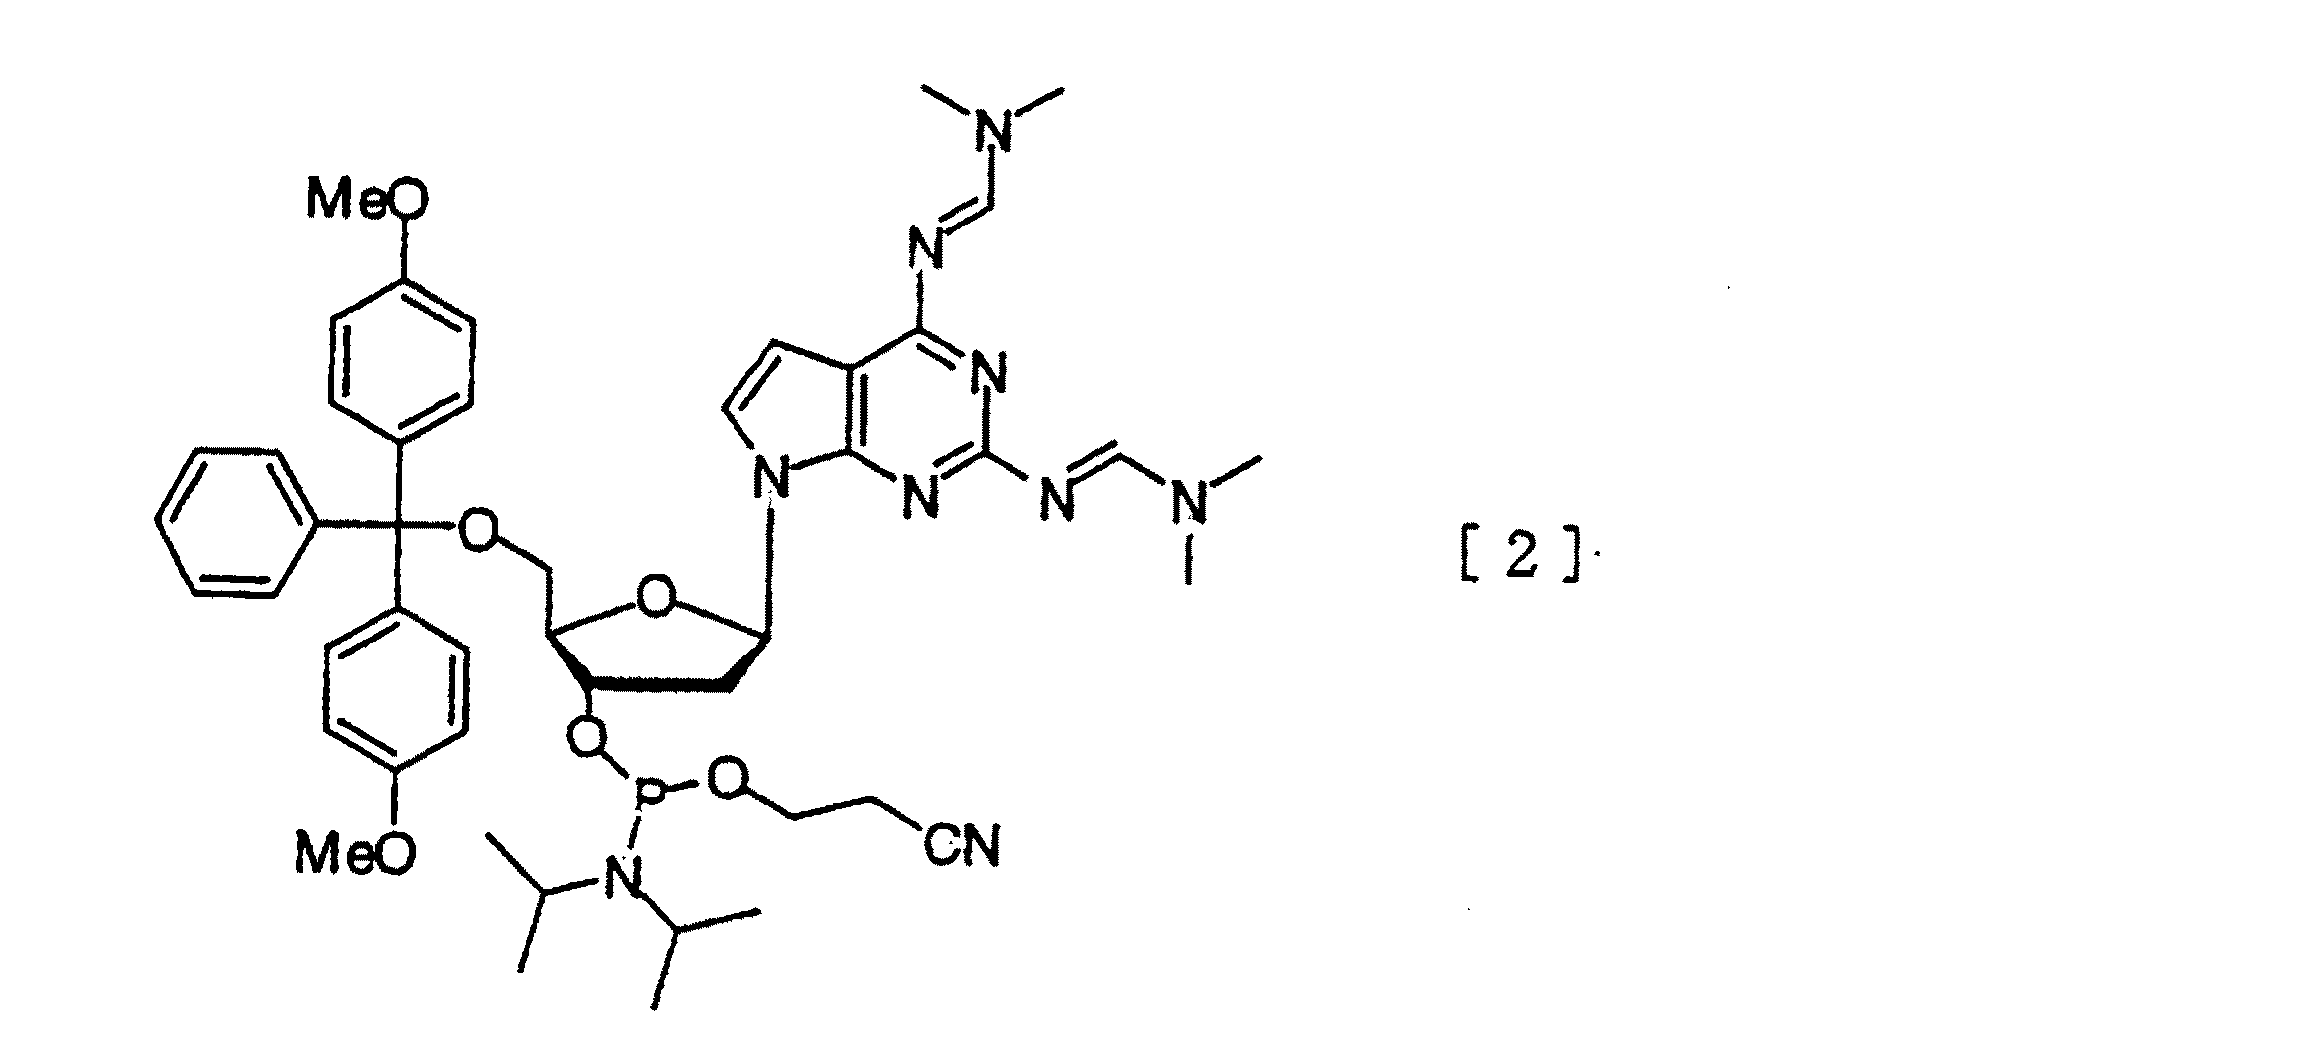
また、本発明は、一般式[2]
【化4】
【0007】
更に、本発明は、一般式[2]
【化5】
【0008】
【発明の実施の形態】
分子中に2−アミノ−7−デアザアデニンを含んでなる本発明の核酸としては、例えば下記一般式[1]で示されるものが挙げられる。
【化6】
本発明において、分子中に2−アミノ−7−デアザアデニン(AZA)を含んでなる核酸若しくはオリゴヌクレオチドを製造するために用いられる2−アミノ−7−デアザ−2'−デオキシアデノシンのフォスフォロアミダイトの合成法は大略次の通りである。
先ず、原料となる2−アミノ−7−デアザ−2’−デオキシアデノシンを、例えばLiebigs Ann.Chem.1987,15−19等に記載されている方法に従って合成する。次いで、このデアザアデノシン分子が有する2箇所のエキソサイクリックアミノ基を例えば、ジメチルホルムアミドジメチルアセタール、ジメチルホルムアミドジエチルアセタール、ジメチルホルムアミドジ−n−プロピルアセタール、ジメチルホルムアミドジ−n−ブチルアセタール、ジメチルホルムアミドジ−t−ブチルアセタール、ジメチルホルムアミドジネオペンチルアセタール等のジメチルホルムアミドジアルキルアセタールを使用して保護する。そして更に、5'位の1級水酸基を塩化4,4’−ジメトキシトリチル、臭化4,4’−ジメトキシトリチル等のハロゲン化4,4’−ジメトキシトリチルを使用して保護する。その後、該生成物をDNA合成にむけて、常法に従ってシアノエチルフォスホロアミダイトへと変換する。
【0010】
上で得られたフォスフォロアミダイトを用いた2−アミノ−7−デアザ−2'−デオキシアデノシンのDNA若しくはオリゴヌクレオチドへの導入は、フォスフォロアミダイト法を用いて、市販のDNA自動合成機により固相合成を行えばよい。固相担体からの切り出しおよび脱保護反応は、例えば28%アンモニア水溶液中、30〜60℃、10〜20時間の加熱処理等により行われる。粗生成物は、逆相液体クロマトグラフィー等により精製することが出来る。
【0011】
上記の如くして得られた本発明のAZA導入オリゴヌクレオチドについて、DNA二本鎖融解温度(Tm)の測定を行った結果を以下に示す。
T m の測定
AZA−T(チミン)塩基対を含む二重鎖5’−d(TTTGGTTAZATTT)−3’/5’−(AAATAACCAAA)−3’の融解温度(Tm)を、260nmの紫外光によって測定した。この二重鎖のTmは、13.8℃であり、野生型塩基対A(アデニン)−T(チミン)のTmより、1℃上昇した。2−アミノアデニン(AA)−TのTmが14.0℃、7−デアザアデニン(ZA)−TのTmが12.2℃であり、これらとAZA−TのTmを比べると、AZA−TのTmはAA−TのTmに近い。この結果は、AZA−Tを含む二重鎖が、AA−T間の相互作用と同様、AZAとTの間に三本の水素結合を形成することによって安定化されていることを示唆している。
AZAの相補鎖の塩基をTではない他の塩基に置き換えたとき、AZA−AやZA−Gの場合には、大きく二重鎖を不安定化させたが、逆にCの場合、Tmは19.0℃となり、AZA−Tを含む二重鎖のTmよりも5.2℃も二重鎖を強く安定化させた。このTmの値は、A−T塩基対やAA−T塩基対で観察された値よりもむしろG−C塩基対で観察されるTm(19.8℃)に近い。
ZAもまたCと塩基対を形成することによってわずかに二重鎖を安定化したが、一方AAは、Cとの対形成によって二重鎖を大きく不安定化し、塩基対が効果的に形成されていないことを示している。これらのことからもAZAが、Tとだけでなく、Tよりもさらに強くCと塩基対を形成することができることは、特筆に値する。各種塩基を導入したDNA二重鎖の融解温度(Tm)を表1に示す。
【0012】
【表1】
次に、本発明のAZA導入オリゴヌクレオチドを用いてポリメラーゼによる一塩基伸長反応を行った結果について記す。
ポリメラーゼによる一塩基伸長反応
AZAの塩基対形成の効率に関して検討するために、AZAを含むDNA配列を鋳型としたポリメラーゼによる伸長反応を行った。ポリメラーゼ(大腸菌由来ポリメラーゼ クレノウフラグメント)存在下5mMのプライマー鋳型の二重鎖と天然の4つのヌクレオシド三リン酸(TTP,dCTP,dATP,dGTP)のうちの1つをpH7.3のバッファー中、37℃で反応させた。一定の時間ごとに反応を停止し、ゲル電気泳動によって結果を解析した。与えられたゲルバンドの強度から、Lineweaver−Burk plotを行い、反応のVmaxとKmを求めた。ゲル電気泳動の結果を図1に示す。また、Vmax、Km、Vmax/Kmによって得られる挿入効率、及びTTPの挿入効率を基準とした相対頻度を表2に示す。
【0014】
【表2】
表2から明らかなように、鋳型上のAZAに対してTTPは効率よく取り込まれたが、一方でAZAと塩基対形成可能なdCTPは、TTPの1.8%の効率でしか取り込まれなかった。プリン塩基の取り込み効率は、Tの取り込み効率の1%に満たなかった。
また、この条件で、4つすべてのヌクレオシド三リン酸存在下反応を行ったところ、鎖は末端まで伸長し、AZA部位の後でポリメラーゼ伸長反応の停止は観察されなかった。
プライマーの3'側11merの3'側に(AZAの反対側に)TもしくはCを付加した12mer5'−d(CTATAGGGAGAX)−3'と上記実験で用いられた鋳型で形成される二重鎖のTmを測定した。その結果、X=CのTm(28.0℃)は、X=TのTm(26.2℃)より高く、上記のTm測定と同じくAZA−T塩基対よりもむしろAZA−C塩基対の方が安定だった。AZA−C塩基対が安定であるにもかかわらず、上で述べたようにポリメラーゼによるdCTPの取り込みは極めて遅かった。以上の結果は、AZAは、CとG−C塩基対と同程度の安定な塩基対を形成することができるが、Cとの塩基対形成過程が容易でないためにdCTPの取り込みが大きく遅くなることを示唆している。
【0016】
以上の結果から、判ったことをまとめると以下の如くなる。
AZAは、TよりむしろCと安定な塩基対を形成する。AZAは、これまでに報告されている縮重塩基とは異なり、二重鎖の安定性を低下させることなく複数の塩基と塩基対を形成することができる。一方で、ポリメラーゼによる塩基の取り込みでは、AZAの反対側には、Tが優先的に挿入され、Cは挿入されない。AZAは、その特異な塩基対形成の性質から、サザンハイブリダイゼーションのような二重鎖形成で用いることができる縮重塩基として用いることができるだけでなく、複製段階においてG:C−A:T変異を誘導することができる強力な変異原としても有用と考えられる。
【0017】
【実施例】
次に実施例により本発明をより詳細に説明するが、本発明はこれらの実施例により何ら限定されるものではない。
【0018】
参考例1.2,4−ジアミノ−7−(2−デオキシ−β−D−エリスロ−ペントフラノシル)−7H−ピロール[2,3−d]ピリミジン(AZAD)の合成
メタノール−アンモニア溶液(−76℃で飽和させたもの)40mlに2−アミノ−4−クロロ7−(2−デオキシ−β−D−エリスロ−ペントフラノシル)−7H−ピロロ[2,3−d]ピリミジン 2.0g(3.84mmol)を懸濁させ、密閉容器中、100℃で8時間撹拌を行った。反応後、混濁液を濾過し、濾液を濃縮した後、シリカゲルカラムクロマトグラフィー(溶出液:10%メタノール/クロロホルム)により生成してAZAD 760mgを得た。収率75%。
1H NMR(400MHz,DMSO-d6) δ(ppm)=6.90(d, 1H,J=3.6Hz),
6.37(d, 1H,J=3.6Hz), 6.63(br, 2H,), 6.32(dd, 1H, J=9.6Hz),
5.58(br, 2H), 5.21(m, 1H), 4.29(m, 1H), 3.76(m, 1H),
3.49(m,3Hz), 2.39-2.06(m, 2H)。
【0019】
実施例1.2,4−ビス(N,N'−ジメチルアミノメチリデン−7−(2−デオキシ−5−O−ジメトキシトリチル−β−D−エリスロ−ペントフラノシル−3−O−シアノエチル−N,N'−ジイソプロピルフォスフォロアミダイト)−7H−ピロロ[2,3−d]ピリミジン(化合物A)の合成
(1)2,4−ビス(N,N'−ジメチルアミノメチリデン)−7−(2−デオキシ−β−D−エリスロ−ペントフラノシル)−7H−ピロロ[2,3−d]ピリミジン(化合物1)の合成
N,N−ジメチルホルムアミド−ジメチルアセタール 2mL(11.3mmol)を含むAZAD 200mg(0.75mmol)のN,N−ジメチルホルムアミド(2mL)溶液を55℃で8時間撹拌した。次に、反応溶液を褐色油状になるまで溶媒留去した。シリカゲルカラムクロマトグラフィー(クロロホルム:メタノール=10:1)によって精製を行い、化合物1 228mgを得た。収率81%。
1H NMR(400MHz,CDCl3) δ(ppm)=8.80(br, 1H), 8.71(br, 1H),
6.88(d, 1H, J=3.7Hz), 6.50(d, 1H, J=3.7Hz),
6.30(dd, 1H, J=5.7, 9.0Hz), 4.72(d, 1H, J=5.6Hz),
4.11(d, 1H, J=1.8Hz), 3.72-3.92(m, 2H), 3.14(d, 6H, J=10.5Hz),
3.09(d, 6H, J=9.3Hz), 2.23-3.05(m, 2H)。
13C NMR(125MHz,CDCl3) δ(ppm)=161.4, 157.5, 157.0, 152.7, 123.7,
109.4, 100.5, 88.0, 87.8, 77.2, 73.3, 63.4, 41.2, 41.0, 40.9,
40.1, 35.1, 34.9。
MS(FAB, NBA/CH2Cl2) m/z(%) 376[M+H]+。
HRMS(FAB) 計算値:376.2095 (C17H26O3N7[M+H]+として)
実測値:376.2113。
【0020】
(2)2,4−ビス(N,N'−ジメチルアミノメチリデン)−7−(2−デオキシ−5−O−ジメトキシトリチル−β−D−エリスロ−ペントフラノシル)−7H−ピロロ[2,3−d]ピリミジン(化合物2)の合成
化合物1 450mg(1.13mmol)、4,4'−ジメトキシトリチルクロリド 494mg(1.5mmol)、4−ジメチルアミノピリジン 41mg(0.33mmol)のピリジン溶液(15mL)を室温で3時間撹拌した。次に、反応溶液を褐色油状になるまで溶媒留去した。シリカゲルカラムクロマトグラフィー(ヘキサン:酢酸エチル:メタノール=10:10:1、トリエチルアミン1%含有)によって精製を行い、化合物2 656mgを得た。収率86%。
1H NMR(400MHz,CDCl3) δ(ppm)=8.91(br, 1H), 8.67(br, 1H),
6.96(d, 1H, J=3.7), 6.78-7.42(m, 14H), 6.51(d, 1H, J=3.8),
4.55(m, 1H), 3.76(s, 6H), 3.26(m, 2H), 3.14(d, 6H, J=10.5Hz),
3.09(d, 6H, J=9.3Hz), 3.05(m, 1H), 2.41(m, 2H)。
13C NMR(125MHz,CDCl3) δ(ppm)=158.54, 158.49, 157.5, 157.1,
153.8, 144.5, 135.83, 135.81, 135.71, 135.69, 130.0, 128.2,
127.9, 126.8, 120.6, 113.1, 107.8, 101.5, 86.4, 84.8, 77.2,
72.8, 64.2, 64.1, 55.23, 55.22, 45.8, 41.0, 40.9, 40.6,
35.2, 34.8。
MS(FAB, NBA/CH2Cl2) m/z(%) 678[M+H]+。
HRMS(FAB) 計算値:678.3401 (C38H43O5N7[M+H]+として)
実測値:678.3390。
【0021】
(3)2,4−ビス(N,N'−ジメチルアミノメチリデン−7−(2−デオキシ−5−O−ジメトキシトリチル−β−D−エリスロ−ペントフラノシル−3−O−シアノエチル−N,N'−ジイソプロピルフォスフォロアミダイト)−7H−ピロロ[2,3−d]ピリミジン(化合物A)の合成
化合物2 100mg(0.15mmol)、N,N,N',N'−テトライソプロピル−2−シアノエチルジフォスフォロアミダイト 52μL(0.16mmol)、テトラゾール 12mg(0.16mmol)のアセトニトリル(1.5mL)溶液を室温で4時間撹拌した。反応後、反応溶液を濾過し、化合物Aを含んだ濾液をそのまま次の合成へ供した。反応収率は、ほぼ定量的であった。
反応溶液の一部を採取し、単離精製した化合物Aの1H NMR(400MHz,CDCl3)チャートを図2に、13C NMR(125MHz,CDCl3)チャートを図3に、FAB マススペクトルデータを図4にそれぞれ示す。
また、化合物Aの合成スキームを以下に示す。
【0022】
【化7】
実施例2.オリゴヌクレオチドの合成及び評価
実施例1で得られた化合物Aを用い、アプライド バイオシステム社の392 DNA/RNA自動合成機を使用して、周知のフォスフォロアミダイト法により、AZADを導入したオリゴヌクレオチドシークェンスを固相合成した(THF/ピリジン/水溶媒中、20mM I2で酸化。カップリング時間:G及びTは120秒、AZAは1時間。)。
固相担体からの切り出し及び脱保護反応は、28%アンモニア水溶液中、55℃、18時間の加熱処理によって行った。粗生成物は、5-ODS-Hカラム[10×150mm、溶出液:0.1M酢酸トリエチルアミン(TEAA)/アセトニトリル混合液、pH7.0、リニアグラジエント(5%〜20%アセトニトリル、30分)、流速:3.0mL/min]を用いた逆相高速液体クロマトグラフィーにより精製した。なお、この一連の合成過程で、分解生成物は生じなかった。
得られた精製オリゴヌクレオチド5'−d(TTTGGTTAZATTT)−3'のMALDI−TOF マススペクトルデータ[(M−H)−]を図5に示す。また、同精製オリゴヌクレオチドの高速液体クロマトグラフィー(HPLC)[コスモシル5C−18ARカラム4.6×150mm、溶出液:0.1M TEAA/アセトニトリル、pH7.0、リニアグラジエント(5%〜30%アセトニトリル、20分)、流速:3.0mL/min]による分析結果を図6に示す。
【0024】
次に、同精製オリゴヌクレオチドを50U/mL仔牛腸由来アルカリホスファターゼ、0.15U/mL蛇毒由来ホスホジエステラーゼ及び50U/mL P1ヌクレアーゼで、37℃、3時間消化した。消化後の試料のHPLC[コスモシル5C−18ARカラム4.6×150mm、溶出液:0.1M TEAA/アセトニトリル、pH7.0、リニアグラジエント(0%〜10%アセトニトリル、20分)、流速:3.0mL/min]による分析結果を図7に示す。
【0025】
融解温度(T m )の測定
上で得られた各種オリゴヌクレオチド二重鎖(最終塩基濃度:2.5μM)のTm値を10mMカコジル酸ナトリウムを含むpH7.0の緩衝液中で測定した。 JASCO TPU−436温度制御器を備えたJASCO TPU−550UV/VISスペクトロメーターを使用して温度変化に対する260nmにおける吸光度の変化を測定した。加熱速度1℃/minで2℃〜80℃まで加熱して吸光度の変化を測定し、得られたグラフからそれぞれのTm値を算出した。
結果は前記表1に示した通りである。
【0026】
一塩基伸長反応
AZAの塩基対形成の効率に関して検討するために、AZAを含むDNA配列を鋳型としたポリメラーゼによる伸長反応を行った。
プライマー−鋳型の二重鎖を緩衝液(10mM トリス−塩酸、pH7.3、10mM MgCl2,1mM DTT及び0.1mg/mL BSA含有)中で混合し、90℃に加熱してアニーリングした後、ゆっくりと室温まで冷却した。プライマー−鋳型の二重鎖(5mM)をポリメラーゼ(大腸菌由来ポリメラーゼクレノウフラグメント(エクソ−))の存在下、37℃で各種デオキシヌクレオチドリン酸と反応させた。反応を一定時間毎に80%ホルムアミド停止液(80%v/vホルムアミド溶液、1mM EDTA,0.1%キシレンシアノール及び0.1%ブロモフェノールブルー含有)で停止させ、ポリアクリルアミドゲル電気泳動(20%ポリアクリルアミド、7M尿素)で分析した。結果を図1に示す。
また、VmaxとKmは3回繰り返し実験後、Lineweaver−Burk plotから算出した。
結果は前記表2に示した通りである。
【0027】
【発明の効果】
本発明に係るデアザアデニン類は、DNAの相補鎖側のチミン、シトシン両方を認識できる縮重塩基として働く。また、当該デアザアデニン類を含むDNA二重鎖は、高い熱的安定性を有する。従って、これをDNA中に取り込むことにより、DNA変異解析、DNA−タンパク相互作用の解析等への利用が期待できる。
【図面の簡単な説明】
【図1】図1は、本発明に係る2−アミノ−7−デアザアデニン(AZA)を含むDNA配列を鋳型としたポリメラーゼによる伸長反応を追跡したゲル電気泳動の結果を示す。
【図2】図2は、本発明のフォスフォロアミダイトの1H NMR(400MHz,CDCl3)チャートである。
【図3】図3は、本発明のフォスフォロアミダイトの13C NMR(125MHz,CDCl3)チャートである。
【図4】図4は、本発明のフォスフォロアミダイトのFAB マススペクトルデータである。
【図5】図5は、本発明の精製オリゴヌクレオチド5'−d(TTTGGTTAZATTT)−3'のMALDI−TOF マススペクトルデータ[(M−H)−]である。
【図6】図6は、本発明の精製オリゴヌクレオチドの高速液体クロマトグラフィー(HPLC)による分析結果である。
【図7】図7は、本発明の精製オリゴヌクレオチドを各種酵素で消化した後、高速液体クロマトグラフィー(HPLC)で分析した結果である。
Claims (3)
- 下記一般式[1]
- 一般式[2]
- 一般式[2]
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2001059076A JP3699659B2 (ja) | 2001-03-02 | 2001-03-02 | デアザアデニン類を含む核酸及びこれを製造するためのフォスフォロアミダイト |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2001059076A JP3699659B2 (ja) | 2001-03-02 | 2001-03-02 | デアザアデニン類を含む核酸及びこれを製造するためのフォスフォロアミダイト |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2002255992A JP2002255992A (ja) | 2002-09-11 |
| JP3699659B2 true JP3699659B2 (ja) | 2005-09-28 |
Family
ID=18918698
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2001059076A Expired - Lifetime JP3699659B2 (ja) | 2001-03-02 | 2001-03-02 | デアザアデニン類を含む核酸及びこれを製造するためのフォスフォロアミダイト |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP3699659B2 (ja) |
-
2001
- 2001-03-02 JP JP2001059076A patent/JP3699659B2/ja not_active Expired - Lifetime
Also Published As
| Publication number | Publication date |
|---|---|
| JP2002255992A (ja) | 2002-09-11 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CN112533892B (zh) | 烷氧基苯基衍生物、核苷保护体和核苷酸保护体、寡核苷酸制造方法以及取代基除去方法 | |
| KR20200026215A (ko) | 표면-결합 올리고뉴클레오타이드의 화학적 절단 및 탈보호를 위한 조성물 및 방법 | |
| JP3893057B2 (ja) | 新規な核酸塩基対 | |
| EP2295441B1 (en) | Bicyclonucleoside Oligonucleotide Analogue | |
| JPWO1987001373A1 (ja) | オリゴまたはポリヌクレオチド | |
| JPH0725788B2 (ja) | オリゴまたはポリヌクレオチド | |
| Jung et al. | Hybridization of alternating cationic/anionic oligonucleotides to RNA segments | |
| JP7554279B2 (ja) | 3’-o-アミノ-2’-デオキシリボヌクレオシド-5’-三リン酸を調製する方法 | |
| JP3781879B2 (ja) | 新規ヌクレオチド類縁体 | |
| Saito et al. | C8-alkynyl-and alkylamino substituted 2′-deoxyguanosines: a universal linker for nucleic acids modification | |
| CN108424433B (zh) | 一种α核苷合成方法 | |
| Okamoto et al. | A facile incorporation of the aldehyde function into DNA: 3-formylindole nucleoside as an aldehyde-containing universal nucleoside | |
| JP3119871B2 (ja) | オリゴデオキシリボヌクレオチド類 | |
| EP3660021B1 (en) | Photoresponsive nucleotide analog capable of photocrosslinking in visible light region | |
| WO1998049179A2 (en) | A process for the synthesis of modified p-chiral nucleotide analogues | |
| JP3753938B2 (ja) | 光連結性ヌクレオシド含有dnaを用いて塩基を点変異する方法 | |
| Rosenbohm et al. | LNA guanine and 2, 6-diaminopurine. Synthesis, characterization and hybridization properties of LNA 2, 6-diaminopurine containing oligonucleotides | |
| EP3660022A1 (en) | Photoresponsive nucleotide analog capable of photocrosslinking in visible light region | |
| Seela et al. | Phosphoramidites of base-modified 2′-deoxyinosine isosteres and solid-phase synthesis of d (GCI* CGC) oligomers containing an ambiguous base | |
| JP2001526639A (ja) | 三環式塩基類似体 | |
| JPH07188278A (ja) | オリゴヌクレオチド合成のためのヌクレオシドおよび酵素的に切断可能な保護基を有するヌクレオシド誘導体 | |
| US4503233A (en) | Phosphorylating agent and process for the phosphorylation of organic hydroxyl compounds | |
| Srivastava et al. | Achiral, acyclic nucleic acids: synthesis and biophysical studies of a possible prebiotic polymer | |
| JP2002255992A (ja) | デアザアデニン類を含む核酸及びこれを製造するためのフォスフォロアミダイト | |
| CN117567536A (zh) | 荧光标记核苷酸在dna合成测序以及单分子测序中的应用 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20050222 |
|
| A521 | Written amendment |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20050404 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20050705 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20050708 |
|
| R150 | Certificate of patent (=grant) or registration of utility model |
Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| FPAY | Renewal fee payment (prs date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20090715 Year of fee payment: 4 |
|
| FPAY | Renewal fee payment (prs date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20100715 Year of fee payment: 5 |