KR20140053330A - 마크로락탐의 제조를 위한 방법 및 중간체 - Google Patents
마크로락탐의 제조를 위한 방법 및 중간체 Download PDFInfo
- Publication number
- KR20140053330A KR20140053330A KR1020147006858A KR20147006858A KR20140053330A KR 20140053330 A KR20140053330 A KR 20140053330A KR 1020147006858 A KR1020147006858 A KR 1020147006858A KR 20147006858 A KR20147006858 A KR 20147006858A KR 20140053330 A KR20140053330 A KR 20140053330A
- Authority
- KR
- South Korea
- Prior art keywords
- compound
- compounds
- salt
- rti
- added
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Withdrawn
Links
- 238000000034 method Methods 0.000 title claims abstract description 32
- 239000000543 intermediate Substances 0.000 title abstract description 18
- 230000008569 process Effects 0.000 title abstract description 11
- 150000001875 compounds Chemical class 0.000 claims abstract description 83
- 238000004519 manufacturing process Methods 0.000 claims abstract description 10
- 150000003839 salts Chemical class 0.000 claims description 45
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 claims description 40
- -1 compound 14 methylsulfonate salt Chemical class 0.000 claims description 29
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 claims description 27
- 125000000217 alkyl group Chemical group 0.000 claims description 22
- 239000007787 solid Substances 0.000 claims description 22
- 229940126062 Compound A Drugs 0.000 claims description 20
- NLDMNSXOCDLTTB-UHFFFAOYSA-N Heterophylliin A Natural products O1C2COC(=O)C3=CC(O)=C(O)C(O)=C3C3=C(O)C(O)=C(O)C=C3C(=O)OC2C(OC(=O)C=2C=C(O)C(O)=C(O)C=2)C(O)C1OC(=O)C1=CC(O)=C(O)C(O)=C1 NLDMNSXOCDLTTB-UHFFFAOYSA-N 0.000 claims description 20
- 239000012453 solvate Substances 0.000 claims description 17
- 229940126543 compound 14 Drugs 0.000 claims description 16
- SZUVGFMDDVSKSI-WIFOCOSTSA-N (1s,2s,3s,5r)-1-(carboxymethyl)-3,5-bis[(4-phenoxyphenyl)methyl-propylcarbamoyl]cyclopentane-1,2-dicarboxylic acid Chemical compound O=C([C@@H]1[C@@H]([C@](CC(O)=O)([C@H](C(=O)N(CCC)CC=2C=CC(OC=3C=CC=CC=3)=CC=2)C1)C(O)=O)C(O)=O)N(CCC)CC(C=C1)=CC=C1OC1=CC=CC=C1 SZUVGFMDDVSKSI-WIFOCOSTSA-N 0.000 claims description 15
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 claims description 13
- 230000005855 radiation Effects 0.000 claims description 13
- OKTJSMMVPCPJKN-OUBTZVSYSA-N Carbon-13 Chemical compound [13C] OKTJSMMVPCPJKN-OUBTZVSYSA-N 0.000 claims description 10
- 230000008878 coupling Effects 0.000 claims description 10
- 238000010168 coupling process Methods 0.000 claims description 10
- 238000005859 coupling reaction Methods 0.000 claims description 10
- 238000000634 powder X-ray diffraction Methods 0.000 claims description 10
- ONBQEOIKXPHGMB-VBSBHUPXSA-N 1-[2-[(2s,3r,4s,5r)-3,4-dihydroxy-5-(hydroxymethyl)oxolan-2-yl]oxy-4,6-dihydroxyphenyl]-3-(4-hydroxyphenyl)propan-1-one Chemical compound O[C@@H]1[C@H](O)[C@@H](CO)O[C@H]1OC1=CC(O)=CC(O)=C1C(=O)CCC1=CC=C(O)C=C1 ONBQEOIKXPHGMB-VBSBHUPXSA-N 0.000 claims description 9
- 229940126142 compound 16 Drugs 0.000 claims description 9
- 229910052802 copper Inorganic materials 0.000 claims description 9
- 239000010949 copper Substances 0.000 claims description 9
- RYGMFSIKBFXOCR-UHFFFAOYSA-N Copper Chemical compound [Cu] RYGMFSIKBFXOCR-UHFFFAOYSA-N 0.000 claims description 8
- 239000003153 chemical reaction reagent Substances 0.000 claims description 8
- LNUFLCYMSVYYNW-ZPJMAFJPSA-N [(2r,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[[(3s,5s,8r,9s,10s,13r,14s,17r)-10,13-dimethyl-17-[(2r)-6-methylheptan-2-yl]-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-3-yl]oxy]-4,5-disulfo Chemical compound O([C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1C[C@@H]2CC[C@H]3[C@@H]4CC[C@@H]([C@]4(CC[C@@H]3[C@@]2(C)CC1)C)[C@H](C)CCCC(C)C)[C@H]1O[C@H](COS(O)(=O)=O)[C@@H](OS(O)(=O)=O)[C@H](OS(O)(=O)=O)[C@H]1OS(O)(=O)=O LNUFLCYMSVYYNW-ZPJMAFJPSA-N 0.000 claims description 7
- AOSZTAHDEDLTLQ-AZKQZHLXSA-N (1S,2S,4R,8S,9S,11S,12R,13S,19S)-6-[(3-chlorophenyl)methyl]-12,19-difluoro-11-hydroxy-8-(2-hydroxyacetyl)-9,13-dimethyl-6-azapentacyclo[10.8.0.02,9.04,8.013,18]icosa-14,17-dien-16-one Chemical compound C([C@@H]1C[C@H]2[C@H]3[C@]([C@]4(C=CC(=O)C=C4[C@@H](F)C3)C)(F)[C@@H](O)C[C@@]2([C@@]1(C1)C(=O)CO)C)N1CC1=CC=CC(Cl)=C1 AOSZTAHDEDLTLQ-AZKQZHLXSA-N 0.000 claims description 6
- 125000006552 (C3-C8) cycloalkyl group Chemical group 0.000 claims description 6
- 229940126657 Compound 17 Drugs 0.000 claims description 6
- 238000005384 cross polarization magic-angle spinning Methods 0.000 claims description 6
- 150000003222 pyridines Chemical class 0.000 claims description 6
- 125000003118 aryl group Chemical group 0.000 claims description 5
- 238000010930 lactamization Methods 0.000 claims description 5
- 239000007822 coupling agent Substances 0.000 claims description 4
- 125000006239 protecting group Chemical group 0.000 claims description 3
- UNILWMWFPHPYOR-KXEYIPSPSA-M 1-[6-[2-[3-[3-[3-[2-[2-[3-[[2-[2-[[(2r)-1-[[2-[[(2r)-1-[3-[2-[2-[3-[[2-(2-amino-2-oxoethoxy)acetyl]amino]propoxy]ethoxy]ethoxy]propylamino]-3-hydroxy-1-oxopropan-2-yl]amino]-2-oxoethyl]amino]-3-[(2r)-2,3-di(hexadecanoyloxy)propyl]sulfanyl-1-oxopropan-2-yl Chemical compound O=C1C(SCCC(=O)NCCCOCCOCCOCCCNC(=O)COCC(=O)N[C@@H](CSC[C@@H](COC(=O)CCCCCCCCCCCCCCC)OC(=O)CCCCCCCCCCCCCCC)C(=O)NCC(=O)N[C@H](CO)C(=O)NCCCOCCOCCOCCCNC(=O)COCC(N)=O)CC(=O)N1CCNC(=O)CCCCCN\1C2=CC=C(S([O-])(=O)=O)C=C2CC/1=C/C=C/C=C/C1=[N+](CC)C2=CC=C(S([O-])(=O)=O)C=C2C1 UNILWMWFPHPYOR-KXEYIPSPSA-M 0.000 claims description 2
- 229940125758 compound 15 Drugs 0.000 claims description 2
- 238000010511 deprotection reaction Methods 0.000 claims description 2
- GLGNXYJARSMNGJ-VKTIVEEGSA-N (1s,2s,3r,4r)-3-[[5-chloro-2-[(1-ethyl-6-methoxy-2-oxo-4,5-dihydro-3h-1-benzazepin-7-yl)amino]pyrimidin-4-yl]amino]bicyclo[2.2.1]hept-5-ene-2-carboxamide Chemical compound CCN1C(=O)CCCC2=C(OC)C(NC=3N=C(C(=CN=3)Cl)N[C@H]3[C@H]([C@@]4([H])C[C@@]3(C=C4)[H])C(N)=O)=CC=C21 GLGNXYJARSMNGJ-VKTIVEEGSA-N 0.000 claims 1
- 238000002360 preparation method Methods 0.000 abstract description 19
- 230000000694 effects Effects 0.000 abstract description 18
- 230000002401 inhibitory effect Effects 0.000 abstract description 10
- 230000001225 therapeutic effect Effects 0.000 abstract description 9
- 101800001838 Serine protease/helicase NS3 Proteins 0.000 abstract description 6
- 238000011160 research Methods 0.000 abstract description 4
- 239000000243 solution Substances 0.000 description 46
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 44
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 42
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 40
- 241000711549 Hepacivirus C Species 0.000 description 34
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 33
- 238000006243 chemical reaction Methods 0.000 description 32
- 239000002002 slurry Substances 0.000 description 27
- LMDZBCPBFSXMTL-UHFFFAOYSA-N 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide Chemical compound CCN=C=NCCCN(C)C LMDZBCPBFSXMTL-UHFFFAOYSA-N 0.000 description 26
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 22
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 20
- 150000002148 esters Chemical class 0.000 description 20
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 18
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 18
- 239000002904 solvent Substances 0.000 description 17
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 16
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 16
- IWZSHWBGHQBIML-ZGGLMWTQSA-N (3S,8S,10R,13S,14S,17S)-17-isoquinolin-7-yl-N,N,10,13-tetramethyl-2,3,4,7,8,9,11,12,14,15,16,17-dodecahydro-1H-cyclopenta[a]phenanthren-3-amine Chemical compound CN(C)[C@H]1CC[C@]2(C)C3CC[C@@]4(C)[C@@H](CC[C@@H]4c4ccc5ccncc5c4)[C@@H]3CC=C2C1 IWZSHWBGHQBIML-ZGGLMWTQSA-N 0.000 description 15
- 239000002253 acid Substances 0.000 description 15
- 235000019439 ethyl acetate Nutrition 0.000 description 15
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 14
- 239000011541 reaction mixture Substances 0.000 description 14
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 12
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 12
- 239000000203 mixture Substances 0.000 description 12
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 11
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 11
- 239000012074 organic phase Substances 0.000 description 11
- 239000011780 sodium chloride Substances 0.000 description 11
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 10
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 10
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 10
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 9
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 9
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 9
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 9
- 101710144111 Non-structural protein 3 Proteins 0.000 description 9
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 8
- 239000002585 base Substances 0.000 description 8
- 238000004128 high performance liquid chromatography Methods 0.000 description 8
- 208000015181 infectious disease Diseases 0.000 description 8
- 239000000047 product Substances 0.000 description 8
- 239000007821 HATU Substances 0.000 description 7
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 7
- 238000002441 X-ray diffraction Methods 0.000 description 7
- 150000002367 halogens Chemical class 0.000 description 7
- 229910052739 hydrogen Inorganic materials 0.000 description 7
- 239000010410 layer Substances 0.000 description 7
- PAQZWJGSJMLPMG-UHFFFAOYSA-N 2,4,6-tripropyl-1,3,5,2$l^{5},4$l^{5},6$l^{5}-trioxatriphosphinane 2,4,6-trioxide Chemical compound CCCP1(=O)OP(=O)(CCC)OP(=O)(CCC)O1 PAQZWJGSJMLPMG-UHFFFAOYSA-N 0.000 description 6
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 6
- AFVFQIVMOAPDHO-UHFFFAOYSA-M Methanesulfonate Chemical compound CS([O-])(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-M 0.000 description 6
- 230000005764 inhibitory process Effects 0.000 description 6
- SKTCDJAMAYNROS-UHFFFAOYSA-N methoxycyclopentane Chemical compound COC1CCCC1 SKTCDJAMAYNROS-UHFFFAOYSA-N 0.000 description 6
- 239000000725 suspension Substances 0.000 description 6
- QOSSAOTZNIDXMA-UHFFFAOYSA-N Dicylcohexylcarbodiimide Chemical compound C1CCCCC1N=C=NC1CCCCC1 QOSSAOTZNIDXMA-UHFFFAOYSA-N 0.000 description 5
- 102000004190 Enzymes Human genes 0.000 description 5
- 108090000790 Enzymes Proteins 0.000 description 5
- 150000001266 acyl halides Chemical class 0.000 description 5
- 239000007864 aqueous solution Substances 0.000 description 5
- 238000003556 assay Methods 0.000 description 5
- 239000003054 catalyst Substances 0.000 description 5
- 229940125773 compound 10 Drugs 0.000 description 5
- 125000000524 functional group Chemical group 0.000 description 5
- 229910052736 halogen Inorganic materials 0.000 description 5
- JMMWKPVZQRWMSS-UHFFFAOYSA-N isopropyl acetate Chemical compound CC(C)OC(C)=O JMMWKPVZQRWMSS-UHFFFAOYSA-N 0.000 description 5
- ZLVXBBHTMQJRSX-VMGNSXQWSA-N jdtic Chemical compound C1([C@]2(C)CCN(C[C@@H]2C)C[C@H](C(C)C)NC(=O)[C@@H]2NCC3=CC(O)=CC=C3C2)=CC=CC(O)=C1 ZLVXBBHTMQJRSX-VMGNSXQWSA-N 0.000 description 5
- 229910052757 nitrogen Inorganic materials 0.000 description 5
- 239000012044 organic layer Substances 0.000 description 5
- 239000000523 sample Substances 0.000 description 5
- QFLWZFQWSBQYPS-AWRAUJHKSA-N (3S)-3-[[(2S)-2-[[(2S)-2-[5-[(3aS,6aR)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]-3-methylbutanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-4-[1-bis(4-chlorophenoxy)phosphorylbutylamino]-4-oxobutanoic acid Chemical compound CCCC(NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](Cc1ccc(O)cc1)NC(=O)[C@@H](NC(=O)CCCCC1SC[C@@H]2NC(=O)N[C@H]12)C(C)C)P(=O)(Oc1ccc(Cl)cc1)Oc1ccc(Cl)cc1 QFLWZFQWSBQYPS-AWRAUJHKSA-N 0.000 description 4
- 238000005481 NMR spectroscopy Methods 0.000 description 4
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 4
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 4
- 230000032683 aging Effects 0.000 description 4
- 230000015572 biosynthetic process Effects 0.000 description 4
- YNHIGQDRGKUECZ-UHFFFAOYSA-L bis(triphenylphosphine)palladium(ii) dichloride Chemical compound [Cl-].[Cl-].[Pd+2].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 YNHIGQDRGKUECZ-UHFFFAOYSA-L 0.000 description 4
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 4
- 239000000706 filtrate Substances 0.000 description 4
- 125000001072 heteroaryl group Chemical group 0.000 description 4
- 239000001257 hydrogen Substances 0.000 description 4
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 4
- 239000003921 oil Substances 0.000 description 4
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 4
- 238000001228 spectrum Methods 0.000 description 4
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 4
- 125000000171 (C1-C6) haloalkyl group Chemical group 0.000 description 3
- SPSSDDOTEZKOOV-UHFFFAOYSA-N 2,3-dichloroquinoxaline Chemical compound C1=CC=C2N=C(Cl)C(Cl)=NC2=C1 SPSSDDOTEZKOOV-UHFFFAOYSA-N 0.000 description 3
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 3
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 3
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 3
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 3
- 239000013543 active substance Substances 0.000 description 3
- 239000008346 aqueous phase Substances 0.000 description 3
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 3
- 230000037396 body weight Effects 0.000 description 3
- 239000012267 brine Substances 0.000 description 3
- 229910052799 carbon Inorganic materials 0.000 description 3
- 238000012512 characterization method Methods 0.000 description 3
- 239000000460 chlorine Substances 0.000 description 3
- 238000001816 cooling Methods 0.000 description 3
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 3
- GUVUOGQBMYCBQP-UHFFFAOYSA-N dmpu Chemical compound CN1CCCN(C)C1=O GUVUOGQBMYCBQP-UHFFFAOYSA-N 0.000 description 3
- 239000003814 drug Substances 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 125000001188 haloalkyl group Chemical group 0.000 description 3
- 238000005984 hydrogenation reaction Methods 0.000 description 3
- 238000006460 hydrolysis reaction Methods 0.000 description 3
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 3
- 238000001727 in vivo Methods 0.000 description 3
- 239000004615 ingredient Substances 0.000 description 3
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 3
- 125000001624 naphthyl group Chemical group 0.000 description 3
- 229910052763 palladium Inorganic materials 0.000 description 3
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 3
- 238000010992 reflux Methods 0.000 description 3
- 229920006395 saturated elastomer Polymers 0.000 description 3
- 238000010898 silica gel chromatography Methods 0.000 description 3
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 3
- 239000000758 substrate Substances 0.000 description 3
- 238000011144 upstream manufacturing Methods 0.000 description 3
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 2
- BDNKZNFMNDZQMI-UHFFFAOYSA-N 1,3-diisopropylcarbodiimide Chemical compound CC(C)N=C=NC(C)C BDNKZNFMNDZQMI-UHFFFAOYSA-N 0.000 description 2
- FPIRBHDGWMWJEP-UHFFFAOYSA-N 1-hydroxy-7-azabenzotriazole Chemical compound C1=CN=C2N(O)N=NC2=C1 FPIRBHDGWMWJEP-UHFFFAOYSA-N 0.000 description 2
- JWUJQDFVADABEY-UHFFFAOYSA-N 2-methyltetrahydrofuran Chemical compound CC1CCCO1 JWUJQDFVADABEY-UHFFFAOYSA-N 0.000 description 2
- JVZRCNQLWOELDU-UHFFFAOYSA-N 4-Phenylpyridine Chemical compound C1=CC=CC=C1C1=CC=NC=C1 JVZRCNQLWOELDU-UHFFFAOYSA-N 0.000 description 2
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 2
- 0 COc(cc1)cc(nc2O[C@]3CN[C@](*)C3)c1nc2C#CCCCC1CC1 Chemical compound COc(cc1)cc(nc2O[C@]3CN[C@](*)C3)c1nc2C#CCCCC1CC1 0.000 description 2
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 2
- VMQMZMRVKUZKQL-UHFFFAOYSA-N Cu+ Chemical group [Cu+] VMQMZMRVKUZKQL-UHFFFAOYSA-N 0.000 description 2
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical compound [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 2
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 2
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 2
- 238000010268 HPLC based assay Methods 0.000 description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 2
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 2
- 238000005004 MAS NMR spectroscopy Methods 0.000 description 2
- 108060004795 Methyltransferase Proteins 0.000 description 2
- NQTADLQHYWFPDB-UHFFFAOYSA-N N-Hydroxysuccinimide Chemical compound ON1C(=O)CCC1=O NQTADLQHYWFPDB-UHFFFAOYSA-N 0.000 description 2
- 108091005804 Peptidases Proteins 0.000 description 2
- 239000004365 Protease Substances 0.000 description 2
- 102100037486 Reverse transcriptase/ribonuclease H Human genes 0.000 description 2
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- 230000002378 acidificating effect Effects 0.000 description 2
- 239000004480 active ingredient Substances 0.000 description 2
- 150000001298 alcohols Chemical class 0.000 description 2
- 150000001345 alkine derivatives Chemical class 0.000 description 2
- 150000001412 amines Chemical class 0.000 description 2
- 239000000538 analytical sample Substances 0.000 description 2
- 239000004599 antimicrobial Substances 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 2
- 229910052794 bromium Inorganic materials 0.000 description 2
- 229940045348 brown mixture Drugs 0.000 description 2
- 239000006227 byproduct Substances 0.000 description 2
- 125000004432 carbon atom Chemical group C* 0.000 description 2
- 239000000919 ceramic Substances 0.000 description 2
- 238000002512 chemotherapy Methods 0.000 description 2
- 229910052801 chlorine Inorganic materials 0.000 description 2
- 229940125810 compound 20 Drugs 0.000 description 2
- 229940126214 compound 3 Drugs 0.000 description 2
- 229940125898 compound 5 Drugs 0.000 description 2
- 238000001160 cross-polarisation magic angle spinning nuclear magnetic resonance spectrum Methods 0.000 description 2
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 2
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 2
- 229910052805 deuterium Inorganic materials 0.000 description 2
- 239000003937 drug carrier Substances 0.000 description 2
- 239000003480 eluent Substances 0.000 description 2
- 229910052731 fluorine Inorganic materials 0.000 description 2
- 125000001153 fluoro group Chemical group F* 0.000 description 2
- 125000003709 fluoroalkyl group Chemical group 0.000 description 2
- 239000008103 glucose Substances 0.000 description 2
- JAXFJECJQZDFJS-XHEPKHHKSA-N gtpl8555 Chemical compound OC(=O)C[C@H](N)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(C)C)C(=O)N1CCC[C@@H]1C(=O)N[C@H](B1O[C@@]2(C)[C@H]3C[C@H](C3(C)C)C[C@H]2O1)CCC1=CC=C(F)C=C1 JAXFJECJQZDFJS-XHEPKHHKSA-N 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 125000005842 heteroatom Chemical group 0.000 description 2
- 239000012456 homogeneous solution Substances 0.000 description 2
- 150000002431 hydrogen Chemical class 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000000338 in vitro Methods 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 239000011630 iodine Substances 0.000 description 2
- 238000002955 isolation Methods 0.000 description 2
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- 230000000155 isotopic effect Effects 0.000 description 2
- 229940098779 methanesulfonic acid Drugs 0.000 description 2
- 150000004682 monohydrates Chemical group 0.000 description 2
- 230000007935 neutral effect Effects 0.000 description 2
- 239000003960 organic solvent Substances 0.000 description 2
- 239000008194 pharmaceutical composition Substances 0.000 description 2
- RLOWWWKZYUNIDI-UHFFFAOYSA-N phosphinic chloride Chemical compound ClP=O RLOWWWKZYUNIDI-UHFFFAOYSA-N 0.000 description 2
- 239000002504 physiological saline solution Substances 0.000 description 2
- IVDFJHOHABJVEH-UHFFFAOYSA-N pinacol Chemical compound CC(C)(O)C(C)(C)O IVDFJHOHABJVEH-UHFFFAOYSA-N 0.000 description 2
- 239000000843 powder Substances 0.000 description 2
- 108090000765 processed proteins & peptides Proteins 0.000 description 2
- 238000010791 quenching Methods 0.000 description 2
- 230000000171 quenching effect Effects 0.000 description 2
- XSCHRSMBECNVNS-UHFFFAOYSA-N quinoxaline Chemical compound N1=CC=NC2=CC=CC=C21 XSCHRSMBECNVNS-UHFFFAOYSA-N 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- 230000010076 replication Effects 0.000 description 2
- QEVHRUUCFGRFIF-MDEJGZGSSA-N reserpine Chemical compound O([C@H]1[C@@H]([C@H]([C@H]2C[C@@H]3C4=C(C5=CC=C(OC)C=C5N4)CCN3C[C@H]2C1)C(=O)OC)OC)C(=O)C1=CC(OC)=C(OC)C(OC)=C1 QEVHRUUCFGRFIF-MDEJGZGSSA-N 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- 229910052717 sulfur Inorganic materials 0.000 description 2
- 238000003786 synthesis reaction Methods 0.000 description 2
- YBRBMKDOPFTVDT-UHFFFAOYSA-N tert-butylamine Chemical compound CC(C)(C)N YBRBMKDOPFTVDT-UHFFFAOYSA-N 0.000 description 2
- 229940124597 therapeutic agent Drugs 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- 238000005406 washing Methods 0.000 description 2
- GHYOCDFICYLMRF-UTIIJYGPSA-N (2S,3R)-N-[(2S)-3-(cyclopenten-1-yl)-1-[(2R)-2-methyloxiran-2-yl]-1-oxopropan-2-yl]-3-hydroxy-3-(4-methoxyphenyl)-2-[[(2S)-2-[(2-morpholin-4-ylacetyl)amino]propanoyl]amino]propanamide Chemical compound C1(=CCCC1)C[C@@H](C(=O)[C@@]1(OC1)C)NC([C@H]([C@@H](C1=CC=C(C=C1)OC)O)NC([C@H](C)NC(CN1CCOCC1)=O)=O)=O GHYOCDFICYLMRF-UTIIJYGPSA-N 0.000 description 1
- FTTATHOUSOIFOQ-UHFFFAOYSA-N 1,2,3,4,6,7,8,8a-octahydropyrrolo[1,2-a]pyrazine Chemical compound C1NCCN2CCCC21 FTTATHOUSOIFOQ-UHFFFAOYSA-N 0.000 description 1
- ASOKPJOREAFHNY-UHFFFAOYSA-N 1-Hydroxybenzotriazole Chemical compound C1=CC=C2N(O)N=NC2=C1 ASOKPJOREAFHNY-UHFFFAOYSA-N 0.000 description 1
- BHKKSKOHRFHHIN-MRVPVSSYSA-N 1-[[2-[(1R)-1-aminoethyl]-4-chlorophenyl]methyl]-2-sulfanylidene-5H-pyrrolo[3,2-d]pyrimidin-4-one Chemical compound N[C@H](C)C1=C(CN2C(NC(C3=C2C=CN3)=O)=S)C=CC(=C1)Cl BHKKSKOHRFHHIN-MRVPVSSYSA-N 0.000 description 1
- SNUSZUYTMHKCPM-UHFFFAOYSA-N 1-hydroxypyridin-2-one Chemical compound ON1C=CC=CC1=O SNUSZUYTMHKCPM-UHFFFAOYSA-N 0.000 description 1
- HJNBCVWWPLRZLC-UHFFFAOYSA-N 1-methylpyrrolidin-2-one;oxolane Chemical compound C1CCOC1.CN1CCCC1=O HJNBCVWWPLRZLC-UHFFFAOYSA-N 0.000 description 1
- XBNGYFFABRKICK-UHFFFAOYSA-N 2,3,4,5,6-pentafluorophenol Chemical compound OC1=C(F)C(F)=C(F)C(F)=C1F XBNGYFFABRKICK-UHFFFAOYSA-N 0.000 description 1
- NFJQDGNCJJPQNV-UHFFFAOYSA-N 2,3-dichloro-6-methoxyquinoxaline Chemical compound N1=C(Cl)C(Cl)=NC2=CC(OC)=CC=C21 NFJQDGNCJJPQNV-UHFFFAOYSA-N 0.000 description 1
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 1
- ABFPKTQEQNICFT-UHFFFAOYSA-M 2-chloro-1-methylpyridin-1-ium;iodide Chemical compound [I-].C[N+]1=CC=CC=C1Cl ABFPKTQEQNICFT-UHFFFAOYSA-M 0.000 description 1
- SXUWYCHACCYVMS-UHFFFAOYSA-N 2-chloro-6-methoxyquinoxaline Chemical compound N1=C(Cl)C=NC2=CC(OC)=CC=C21 SXUWYCHACCYVMS-UHFFFAOYSA-N 0.000 description 1
- YEDUAINPPJYDJZ-UHFFFAOYSA-N 2-hydroxybenzothiazole Chemical compound C1=CC=C2SC(O)=NC2=C1 YEDUAINPPJYDJZ-UHFFFAOYSA-N 0.000 description 1
- BSKHPKMHTQYZBB-UHFFFAOYSA-N 2-methylpyridine Chemical compound CC1=CC=CC=N1 BSKHPKMHTQYZBB-UHFFFAOYSA-N 0.000 description 1
- NLHROWOWTHQMEZ-UHFFFAOYSA-N 2-pent-4-ynylcyclopropan-1-ol Chemical compound OC1CC1CCCC#C NLHROWOWTHQMEZ-UHFFFAOYSA-N 0.000 description 1
- FPQQSJJWHUJYPU-UHFFFAOYSA-N 3-(dimethylamino)propyliminomethylidene-ethylazanium;chloride Chemical compound Cl.CCN=C=NCCCN(C)C FPQQSJJWHUJYPU-UHFFFAOYSA-N 0.000 description 1
- BURIFIXTNVTJJN-UHFFFAOYSA-N 6-methoxyquinoxaline Chemical compound N1=CC=NC2=CC(OC)=CC=C21 BURIFIXTNVTJJN-UHFFFAOYSA-N 0.000 description 1
- 239000005995 Aluminium silicate Substances 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- AKPZOMLPWBWTIW-UHFFFAOYSA-N C1(=CC=CC=C1)P.C(C)N(CC)CC.C(C)N(CC)CC Chemical compound C1(=CC=CC=C1)P.C(C)N(CC)CC.C(C)N(CC)CC AKPZOMLPWBWTIW-UHFFFAOYSA-N 0.000 description 1
- OJRUSAPKCPIVBY-KQYNXXCUSA-N C1=NC2=C(N=C(N=C2N1[C@H]3[C@@H]([C@@H]([C@H](O3)COP(=O)(CP(=O)(O)O)O)O)O)I)N Chemical compound C1=NC2=C(N=C(N=C2N1[C@H]3[C@@H]([C@@H]([C@H](O3)COP(=O)(CP(=O)(O)O)O)O)O)I)N OJRUSAPKCPIVBY-KQYNXXCUSA-N 0.000 description 1
- IVROMYPOGKZNLP-FDOFPDFBSA-N CC(C)(C)[C@@H](C(N(C[C@@H](C1)Oc2nc(cc(cc3)OC)c3nc2CCCCC[C@H](C2)[C@@H]2O2)[C@@H]1C(O)=O)=O)NC2=O Chemical compound CC(C)(C)[C@@H](C(N(C[C@@H](C1)Oc2nc(cc(cc3)OC)c3nc2CCCCC[C@H](C2)[C@@H]2O2)[C@@H]1C(O)=O)=O)NC2=O IVROMYPOGKZNLP-FDOFPDFBSA-N 0.000 description 1
- AWECGHXJUXCNBT-SCSAIBSYSA-N CC(C)(C)[C@@H](C(O)=O)NC(O)=O Chemical compound CC(C)(C)[C@@H](C(O)=O)NC(O)=O AWECGHXJUXCNBT-SCSAIBSYSA-N 0.000 description 1
- AWECGHXJUXCNBT-SCSAIBSYSA-M CC(C)(C)[C@@H](C(O)=O)NC([O-])=O Chemical compound CC(C)(C)[C@@H](C(O)=O)NC([O-])=O AWECGHXJUXCNBT-SCSAIBSYSA-M 0.000 description 1
- NLXZWFXAQKBCRM-SKDRFNHKSA-N COC([C@H](C1)NC[C@@H]1Oc1nc2cc(OC)ccc2nc1Cl)=O Chemical compound COC([C@H](C1)NC[C@@H]1Oc1nc2cc(OC)ccc2nc1Cl)=O NLXZWFXAQKBCRM-SKDRFNHKSA-N 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- 208000017667 Chronic Disease Diseases 0.000 description 1
- 229910021589 Copper(I) bromide Inorganic materials 0.000 description 1
- 229910021591 Copper(I) chloride Inorganic materials 0.000 description 1
- 229910021595 Copper(I) iodide Inorganic materials 0.000 description 1
- BWLUMTFWVZZZND-UHFFFAOYSA-N Dibenzylamine Chemical compound C=1C=CC=CC=1CNCC1=CC=CC=C1 BWLUMTFWVZZZND-UHFFFAOYSA-N 0.000 description 1
- VGGSQFUCUMXWEO-UHFFFAOYSA-N Ethene Chemical compound C=C VGGSQFUCUMXWEO-UHFFFAOYSA-N 0.000 description 1
- 239000005977 Ethylene Substances 0.000 description 1
- 206010016654 Fibrosis Diseases 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- 239000004471 Glycine Substances 0.000 description 1
- 239000007995 HEPES buffer Substances 0.000 description 1
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 description 1
- PMMYEEVYMWASQN-DMTCNVIQSA-N Hydroxyproline Chemical compound O[C@H]1CN[C@H](C(O)=O)C1 PMMYEEVYMWASQN-DMTCNVIQSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- ROHFNLRQFUQHCH-YFKPBYRVSA-N L-leucine Chemical compound CC(C)C[C@H](N)C(O)=O ROHFNLRQFUQHCH-YFKPBYRVSA-N 0.000 description 1
- 241000124008 Mammalia Species 0.000 description 1
- 102000005741 Metalloproteases Human genes 0.000 description 1
- 108010006035 Metalloproteases Proteins 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 101800001020 Non-structural protein 4A Proteins 0.000 description 1
- 208000037581 Persistent Infection Diseases 0.000 description 1
- 229920002594 Polyethylene Glycol 8000 Polymers 0.000 description 1
- YZCKVEUIGOORGS-IGMARMGPSA-N Protium Chemical compound [1H] YZCKVEUIGOORGS-IGMARMGPSA-N 0.000 description 1
- 241000720974 Protium Species 0.000 description 1
- 101800001554 RNA-directed RNA polymerase Proteins 0.000 description 1
- 102000012479 Serine Proteases Human genes 0.000 description 1
- 108010022999 Serine Proteases Proteins 0.000 description 1
- 238000003477 Sonogashira cross-coupling reaction Methods 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- 241000700605 Viruses Species 0.000 description 1
- WJGAPUXHSQQWQF-UHFFFAOYSA-N acetic acid;hydrochloride Chemical compound Cl.CC(O)=O WJGAPUXHSQQWQF-UHFFFAOYSA-N 0.000 description 1
- WETWJCDKMRHUPV-UHFFFAOYSA-N acetyl chloride Chemical compound CC(Cl)=O WETWJCDKMRHUPV-UHFFFAOYSA-N 0.000 description 1
- 239000012346 acetyl chloride Substances 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 125000003158 alcohol group Chemical group 0.000 description 1
- 150000001335 aliphatic alkanes Chemical class 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 1
- 235000012211 aluminium silicate Nutrition 0.000 description 1
- 230000000840 anti-viral effect Effects 0.000 description 1
- 239000003443 antiviral agent Substances 0.000 description 1
- 239000003125 aqueous solvent Substances 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- 125000004429 atom Chemical group 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 125000002619 bicyclic group Chemical group 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 239000012472 biological sample Substances 0.000 description 1
- 239000012455 biphasic mixture Substances 0.000 description 1
- 239000008280 blood Substances 0.000 description 1
- 210000004369 blood Anatomy 0.000 description 1
- LHHCSNFAOIFYRV-DOVBMPENSA-N boceprevir Chemical compound O=C([C@@H]1[C@@H]2[C@@H](C2(C)C)CN1C(=O)[C@@H](NC(=O)NC(C)(C)C)C(C)(C)C)NC(C(=O)C(N)=O)CC1CCC1 LHHCSNFAOIFYRV-DOVBMPENSA-N 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 125000001246 bromo group Chemical group Br* 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- 229910002091 carbon monoxide Inorganic materials 0.000 description 1
- 125000006297 carbonyl amino group Chemical group [H]N([*:2])C([*:1])=O 0.000 description 1
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 239000007810 chemical reaction solvent Substances 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- 230000007882 cirrhosis Effects 0.000 description 1
- 208000019425 cirrhosis of liver Diseases 0.000 description 1
- 239000012230 colorless oil Substances 0.000 description 1
- 229940125797 compound 12 Drugs 0.000 description 1
- 229940125782 compound 2 Drugs 0.000 description 1
- 238000007796 conventional method Methods 0.000 description 1
- OXBLHERUFWYNTN-UHFFFAOYSA-M copper(I) chloride Chemical compound [Cu]Cl OXBLHERUFWYNTN-UHFFFAOYSA-M 0.000 description 1
- NKNDPYCGAZPOFS-UHFFFAOYSA-M copper(i) bromide Chemical compound Br[Cu] NKNDPYCGAZPOFS-UHFFFAOYSA-M 0.000 description 1
- DOBRDRYODQBAMW-UHFFFAOYSA-N copper(i) cyanide Chemical compound [Cu+].N#[C-] DOBRDRYODQBAMW-UHFFFAOYSA-N 0.000 description 1
- LSXDOTMGLUJQCM-UHFFFAOYSA-M copper(i) iodide Chemical compound I[Cu] LSXDOTMGLUJQCM-UHFFFAOYSA-M 0.000 description 1
- 238000005388 cross polarization Methods 0.000 description 1
- 125000000753 cycloalkyl group Chemical group 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000000582 cycloheptyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000000640 cyclooctyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- YOXHCYXIAVIFCZ-UHFFFAOYSA-N cyclopropanol Chemical class OC1CC1 YOXHCYXIAVIFCZ-UHFFFAOYSA-N 0.000 description 1
- 125000000131 cyclopropyloxy group Chemical group C1(CC1)O* 0.000 description 1
- VILAVOFMIJHSJA-UHFFFAOYSA-N dicarbon monoxide Chemical compound [C]=C=O VILAVOFMIJHSJA-UHFFFAOYSA-N 0.000 description 1
- 235000005911 diet Nutrition 0.000 description 1
- 230000037213 diet Effects 0.000 description 1
- HQWPLXHWEZZGKY-UHFFFAOYSA-N diethylzinc Chemical compound CC[Zn]CC HQWPLXHWEZZGKY-UHFFFAOYSA-N 0.000 description 1
- NZZFYRREKKOMAT-UHFFFAOYSA-N diiodomethane Chemical compound ICI NZZFYRREKKOMAT-UHFFFAOYSA-N 0.000 description 1
- 229940043279 diisopropylamine Drugs 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 238000006073 displacement reaction Methods 0.000 description 1
- 238000004821 distillation Methods 0.000 description 1
- PMMYEEVYMWASQN-UHFFFAOYSA-N dl-hydroxyproline Natural products OC1C[NH2+]C(C([O-])=O)C1 PMMYEEVYMWASQN-UHFFFAOYSA-N 0.000 description 1
- 229940079593 drug Drugs 0.000 description 1
- 239000000890 drug combination Substances 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 230000009977 dual effect Effects 0.000 description 1
- 230000005284 excitation Effects 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 238000001914 filtration Methods 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 238000011010 flushing procedure Methods 0.000 description 1
- 239000006260 foam Substances 0.000 description 1
- 238000009472 formulation Methods 0.000 description 1
- 238000007710 freezing Methods 0.000 description 1
- 230000008014 freezing Effects 0.000 description 1
- 230000004927 fusion Effects 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 238000004817 gas chromatography Methods 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 230000036541 health Effects 0.000 description 1
- 230000005802 health problem Effects 0.000 description 1
- 206010073071 hepatocellular carcinoma Diseases 0.000 description 1
- 231100000844 hepatocellular carcinoma Toxicity 0.000 description 1
- 150000004677 hydrates Chemical class 0.000 description 1
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 1
- GQZXNSPRSGFJLY-UHFFFAOYSA-N hydroxyphosphanone Chemical compound OP=O GQZXNSPRSGFJLY-UHFFFAOYSA-N 0.000 description 1
- 229960002591 hydroxyproline Drugs 0.000 description 1
- 230000002458 infectious effect Effects 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 239000003112 inhibitor Substances 0.000 description 1
- 229940102223 injectable solution Drugs 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- 125000002346 iodo group Chemical group I* 0.000 description 1
- 229940011051 isopropyl acetate Drugs 0.000 description 1
- GWYFCOCPABKNJV-UHFFFAOYSA-N isovaleric acid Chemical compound CC(C)CC(O)=O GWYFCOCPABKNJV-UHFFFAOYSA-N 0.000 description 1
- NLYAJNPCOHFWQQ-UHFFFAOYSA-N kaolin Chemical compound O.O.O=[Al]O[Si](=O)O[Si](=O)O[Al]=O NLYAJNPCOHFWQQ-UHFFFAOYSA-N 0.000 description 1
- 239000007788 liquid Substances 0.000 description 1
- WMWSRIHFAVOHSW-UHFFFAOYSA-N lithium;ethane-1,2-diamine;ethyne Chemical compound [Li+].[C-]#C.NCCN WMWSRIHFAVOHSW-UHFFFAOYSA-N 0.000 description 1
- CETVQRFGPOGIQJ-UHFFFAOYSA-N lithium;hexane Chemical compound [Li+].CCCCC[CH2-] CETVQRFGPOGIQJ-UHFFFAOYSA-N 0.000 description 1
- 208000019423 liver disease Diseases 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 159000000003 magnesium salts Chemical class 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- 230000002503 metabolic effect Effects 0.000 description 1
- KXKVLQRXCPHEJC-UHFFFAOYSA-N methyl acetate Chemical compound COC(C)=O KXKVLQRXCPHEJC-UHFFFAOYSA-N 0.000 description 1
- 125000006431 methyl cyclopropyl group Chemical group 0.000 description 1
- 239000011259 mixed solution Substances 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 125000002950 monocyclic group Chemical group 0.000 description 1
- VGGNVBNNVSIGKG-UHFFFAOYSA-N n,n,2-trimethylaziridine-1-carboxamide Chemical compound CC1CN1C(=O)N(C)C VGGNVBNNVSIGKG-UHFFFAOYSA-N 0.000 description 1
- CZFNISFYDPIDNM-UHFFFAOYSA-N n,n-dimethylformamide;oxolane Chemical compound CN(C)C=O.C1CCOC1 CZFNISFYDPIDNM-UHFFFAOYSA-N 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- TVMXDCGIABBOFY-UHFFFAOYSA-N octane Chemical compound CCCCCCCC TVMXDCGIABBOFY-UHFFFAOYSA-N 0.000 description 1
- 238000010943 off-gassing Methods 0.000 description 1
- 239000013110 organic ligand Substances 0.000 description 1
- 238000000643 oven drying Methods 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 150000002940 palladium Chemical class 0.000 description 1
- NXJCBFBQEVOTOW-UHFFFAOYSA-L palladium(2+);dihydroxide Chemical compound O[Pd]O NXJCBFBQEVOTOW-UHFFFAOYSA-L 0.000 description 1
- PIBWKRNGBLPSSY-UHFFFAOYSA-L palladium(II) chloride Chemical compound Cl[Pd]Cl PIBWKRNGBLPSSY-UHFFFAOYSA-L 0.000 description 1
- IZUPBVBPLAPZRR-UHFFFAOYSA-N pentachloro-phenol Natural products OC1=C(Cl)C(Cl)=C(Cl)C(Cl)=C1Cl IZUPBVBPLAPZRR-UHFFFAOYSA-N 0.000 description 1
- 239000012071 phase Substances 0.000 description 1
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 239000011148 porous material Substances 0.000 description 1
- XAEFZNCEHLXOMS-UHFFFAOYSA-M potassium benzoate Chemical compound [K+].[O-]C(=O)C1=CC=CC=C1 XAEFZNCEHLXOMS-UHFFFAOYSA-M 0.000 description 1
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 230000000069 prophylactic effect Effects 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 150000003242 quaternary ammonium salts Chemical class 0.000 description 1
- 239000012066 reaction slurry Substances 0.000 description 1
- 210000000664 rectum Anatomy 0.000 description 1
- 239000012925 reference material Substances 0.000 description 1
- 230000003362 replicative effect Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 239000000741 silica gel Substances 0.000 description 1
- 229910002027 silica gel Inorganic materials 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 239000012439 solid excipient Substances 0.000 description 1
- 239000007921 spray Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 239000008223 sterile water Substances 0.000 description 1
- 238000007920 subcutaneous administration Methods 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- 235000000346 sugar Nutrition 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- 229940124530 sulfonamide Drugs 0.000 description 1
- 150000003456 sulfonamides Chemical class 0.000 description 1
- 208000013206 susceptibility to hepatitis C virus Diseases 0.000 description 1
- 208000024891 symptom Diseases 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 1
- FGMPLJWBKKVCDB-UHFFFAOYSA-N trans-L-hydroxy-proline Natural products ON1CCCC1C(O)=O FGMPLJWBKKVCDB-UHFFFAOYSA-N 0.000 description 1
- IMFACGCPASFAPR-UHFFFAOYSA-N tributylamine Chemical compound CCCCN(CCCC)CCCC IMFACGCPASFAPR-UHFFFAOYSA-N 0.000 description 1
- GPRLSGONYQIRFK-MNYXATJNSA-N triton Chemical compound [3H+] GPRLSGONYQIRFK-MNYXATJNSA-N 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C35/00—Compounds having at least one hydroxy or O-metal group bound to a carbon atom of a ring other than a six-membered aromatic ring
- C07C35/02—Compounds having at least one hydroxy or O-metal group bound to a carbon atom of a ring other than a six-membered aromatic ring monocyclic
- C07C35/04—Compounds having at least one hydroxy or O-metal group bound to a carbon atom of a ring other than a six-membered aromatic ring monocyclic containing a three or four-membered rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
- A61P31/14—Antivirals for RNA viruses
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C269/00—Preparation of derivatives of carbamic acid, i.e. compounds containing any of the groups, the nitrogen atom not being part of nitro or nitroso groups
- C07C269/04—Preparation of derivatives of carbamic acid, i.e. compounds containing any of the groups, the nitrogen atom not being part of nitro or nitroso groups from amines with formation of carbamate groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C271/00—Derivatives of carbamic acids, i.e. compounds containing any of the groups, the nitrogen atom not being part of nitro or nitroso groups
- C07C271/06—Esters of carbamic acids
- C07C271/32—Esters of carbamic acids having oxygen atoms of carbamate groups bound to carbon atoms of rings other than six-membered aromatic rings
- C07C271/34—Esters of carbamic acids having oxygen atoms of carbamate groups bound to carbon atoms of rings other than six-membered aromatic rings with the nitrogen atoms of the carbamate groups bound to hydrogen atoms or to acyclic carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/14—Preparation of carboxylic acid esters from carboxylic acid halides
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/013—Esters of alcohols having the esterified hydroxy group bound to a carbon atom of a ring other than a six-membered aromatic ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/02—Esters of acyclic saturated monocarboxylic acids having the carboxyl group bound to an acyclic carbon atom or to hydrogen
- C07C69/12—Acetic acid esters
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings
- C07D403/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains three hetero rings
- C07D498/16—Peri-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
- C07K5/08—Tripeptides
- C07K5/0802—Tripeptides with the first amino acid being neutral
- C07K5/0804—Tripeptides with the first amino acid being neutral and aliphatic
- C07K5/0808—Tripeptides with the first amino acid being neutral and aliphatic the side chain containing 2 to 4 carbon atoms, e.g. Val, Ile, Leu
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
- C07K5/12—Cyclic peptides with only normal peptide bonds in the ring
- C07K5/126—Tetrapeptides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Molecular Biology (AREA)
- Medicinal Chemistry (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Genetics & Genomics (AREA)
- Biophysics (AREA)
- Biochemistry (AREA)
- Virology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Oncology (AREA)
- Pharmacology & Pharmacy (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Communicable Diseases (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Peptides Or Proteins (AREA)
- Preparation Of Compounds By Using Micro-Organisms (AREA)
- Plural Heterocyclic Compounds (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Cephalosporin Compounds (AREA)
Abstract
본 발명은 마크로락탐의 제조에 있어서 중간체로서 유용한 화합물, 상기 중간체의 제조 방법, 및 상기 중간체로부터 마크로락탐을 제조하는 방법을 포함한다. 본원에 기재된 방법 및 중간체의 한 용도는 HCV NS3 프로테아제 활성을 억제할 수 있는 마크로락탐 화합물의 제조에 있다. HCV NS3 억제 화합물은 치료 및 연구 응용을 갖는다.
Description
본 발명은 마크로락탐을 제조하는데 사용될 수 있는 방법 및 중간체에 관한 것이다. 본원에 기재된 방법 및 중간체의 한 용도는 HCV NS3 프로테아제 활성을 억제할 수 있는 마크로락탐 화합물의 제조이다. HCV NS3 억제 화합물은 치료 및 연구 응용을 갖는다.
C형 간염 바이러스(HCV) 감염은 주요 건강 문제점이다. HCV 감염은 상당수의 감염된 개체들에 있어서, 만성 간 질환, 예컨대 간경화 및 간세포 암종을 초래한다. 몇몇 바이러스적으로-코딩된 효소는 메탈로프로테아제(NS2-3), 세린 프로테아제(NS3), 헬리카제(NS3), 및 RNA-의존성 RNA 폴리머라제(NS5B)를 비롯한, 치료적 개입을 위해 추정되는 표적들이다.
HCV 감염의 가능한 치료법은 문헌 [Balsano, Mini Rev . Med . Chem . 8(4):307-318, 2008], [Roenn et al ., Current Topics in Medicinal Chemistry 8:533-562, 2008], [Sheldon et al ., Expert Opin . Investig . Drugs 16(8):1171-1181, 2007], 및 [De Francesco et al ., Antiviral Research 58:1-16, 2003]을 비롯한 다양한 문헌에서 논의되어 있다.
HCV 프로테아제 활성을 억제할 수 있는 마크로락탐 화합물을 기재하는 공개문헌의 예로는 [McCauley et al ., WO2011014487]; [Harper et al ., WO2010011566]; [Liverton et al ., WO2009134624]; [McCauley et al ., WO2009108507]; [Liverton et al ., WO2009010804]; [Liverton et al ., WO2008057209]; [Liverton et al ., WO2008051477]; [Liverton et al ., WO2008051514]; [Liverton et al ., WO2008057208]; [Crescenzi et al ., WO2007148135]; [Di Francesco et al ., WO2007131966]; [Holloway et al ., WO2007015855]; [Holloway et al ., WO2007015787]; [Holloway et al ., WO2007016441]; [Holloway et al ., WO2006119061]; [Liverton et al ., J. Am . Chem. Soc ., 130:4607-4609, 2008]; 및 [Liverton et al ., Antimicrobial Agents and Chemotherapy 54:305-311, 2010]이 포함된다.
발명의 개요
본 발명은 마크로락탐의 제조에 있어서 중간체로서 유용한 화합물, 상기 중간체의 제조 방법, 및 마크로락탐의 제조 방법을 포함한다. 본원에 기재된 방법 및 중간체의 한 용도는 HCV NS3 프로테아제 활성을 억제할 수 있는 마크로락탐 화합물의 제조이다. HCV NS3 억제 화합물은 치료 및 연구 응용을 갖는다.
본원에 기재된 절차 및 중간체를 사용하여 제조될 수 있는 HCV 억제 화합물의 예는 하기 화합물 A 또는 그의 제약 염이다:
<화합물 A>

제1 측면은  또는 그의 염을,
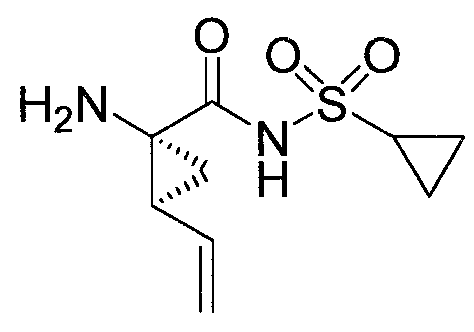 또는 그의 염에 커플링시켜 화합물 A 또는 그의 염을 형성시키는 단계를 포함하고, 여기서 커플링은 커플링 시약 및 피리딘 또는 피리딘 유도체의 사용을 포함하는 것인, 화합물 A의 제조 방법에 관한 것이다.
본 발명의 또 다른 측면은 하기 화학식 I의 구조를 갖는 화합물 또는 그의 염에 관한 것이다:
<화학식 I>
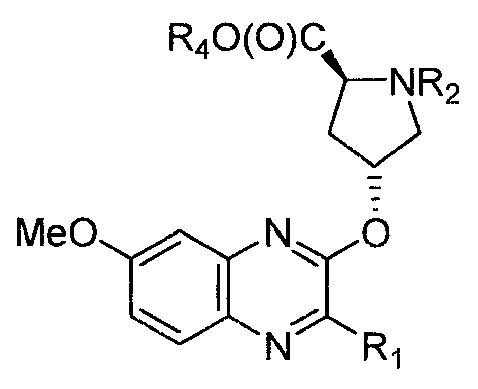
상기 식에서,
R1은 이탈기, 또는  (구조 I)이되,
단, R1이 이탈기이면, R2는 H이고; R1이 구조 I이면, R2는 H이고 R3은 OH이거나, R2 및 R3은 공유 결합으로서 함께 결합되고;
R4는 C1 -6 알킬 또는 아릴이고;
R5는 C1 -8 알킬 또는 C3 -8 시클로알킬이다.
본 발명의 추가 측면은 화학식 I의 화합물의 제조 방법에 관한 것이다.
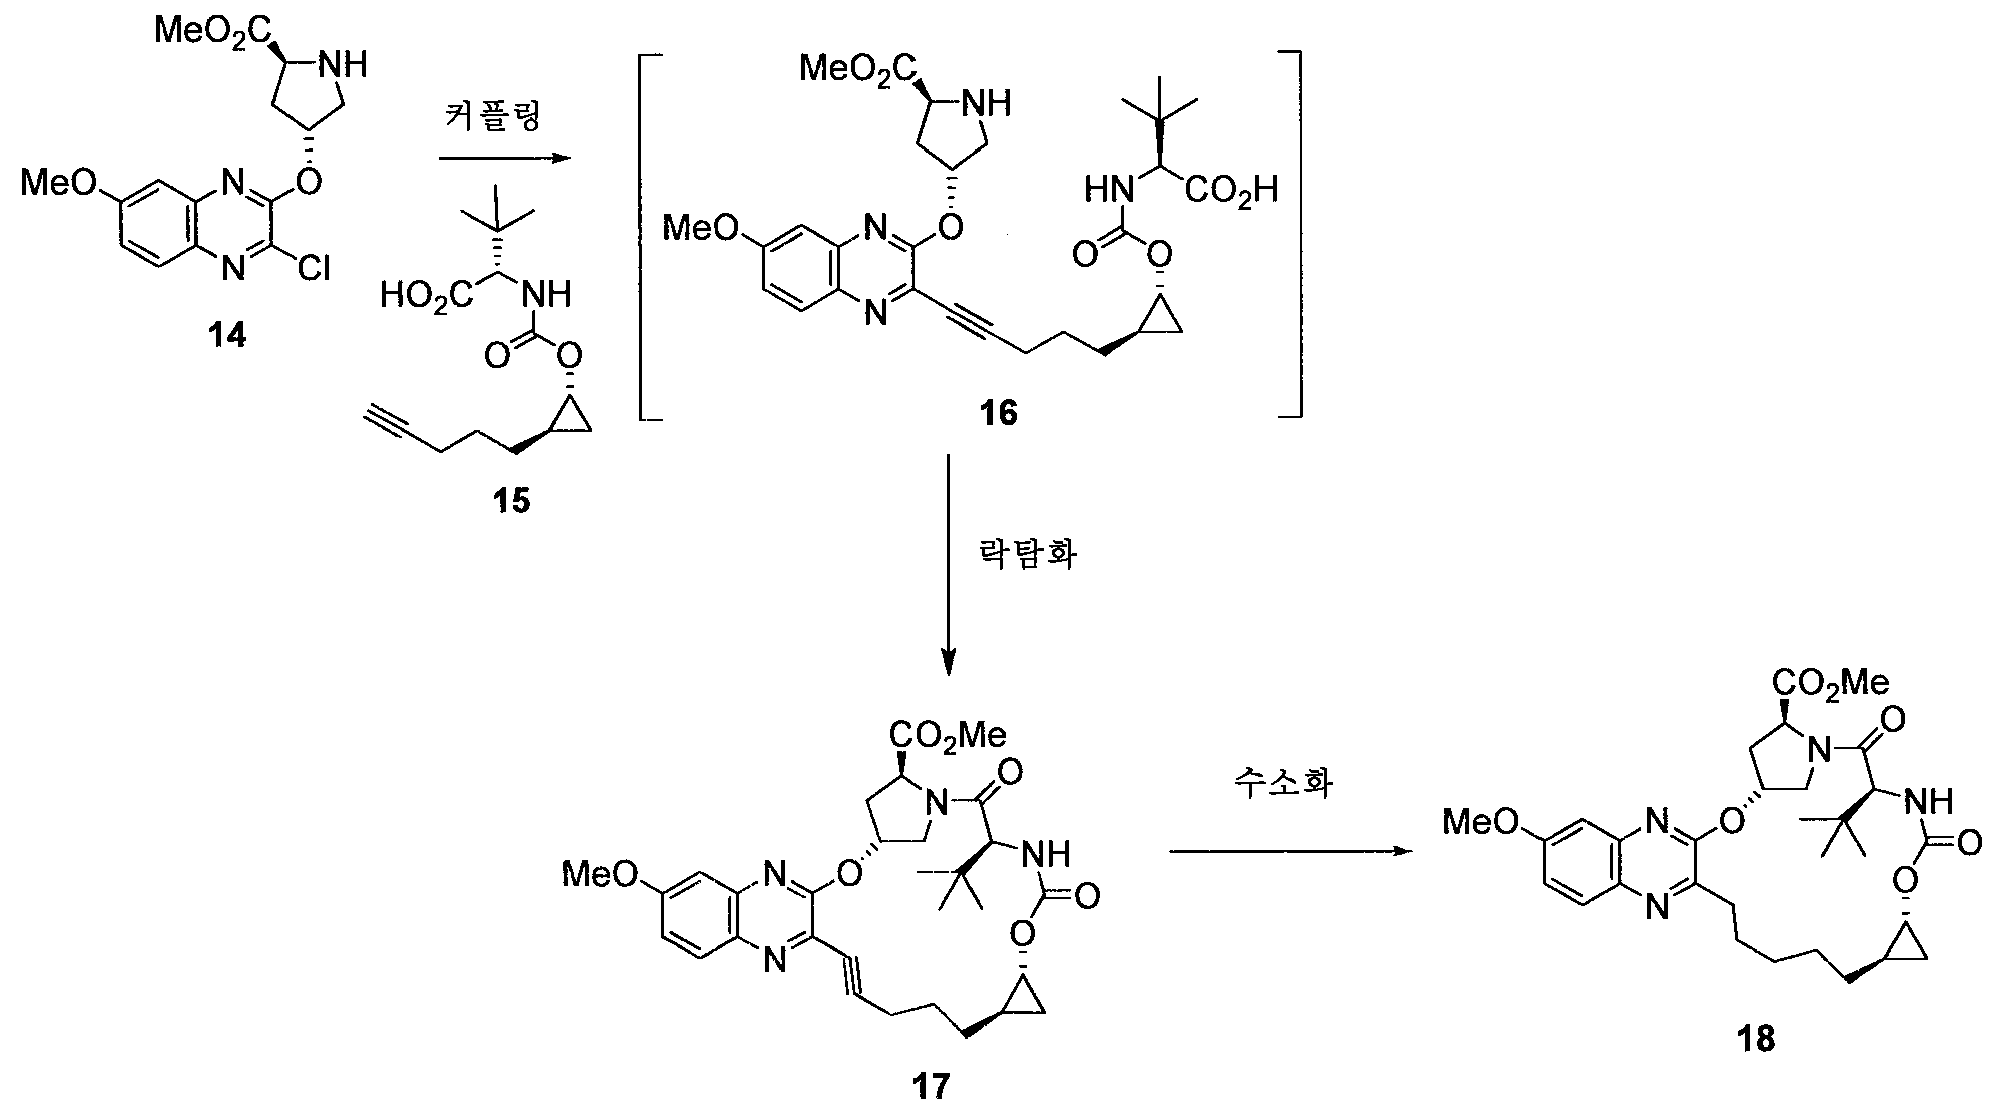
본 발명의 또 다른 측면은 하기 단계를 포함하는 화합물 18의 제조 방법에 관한 것이다:
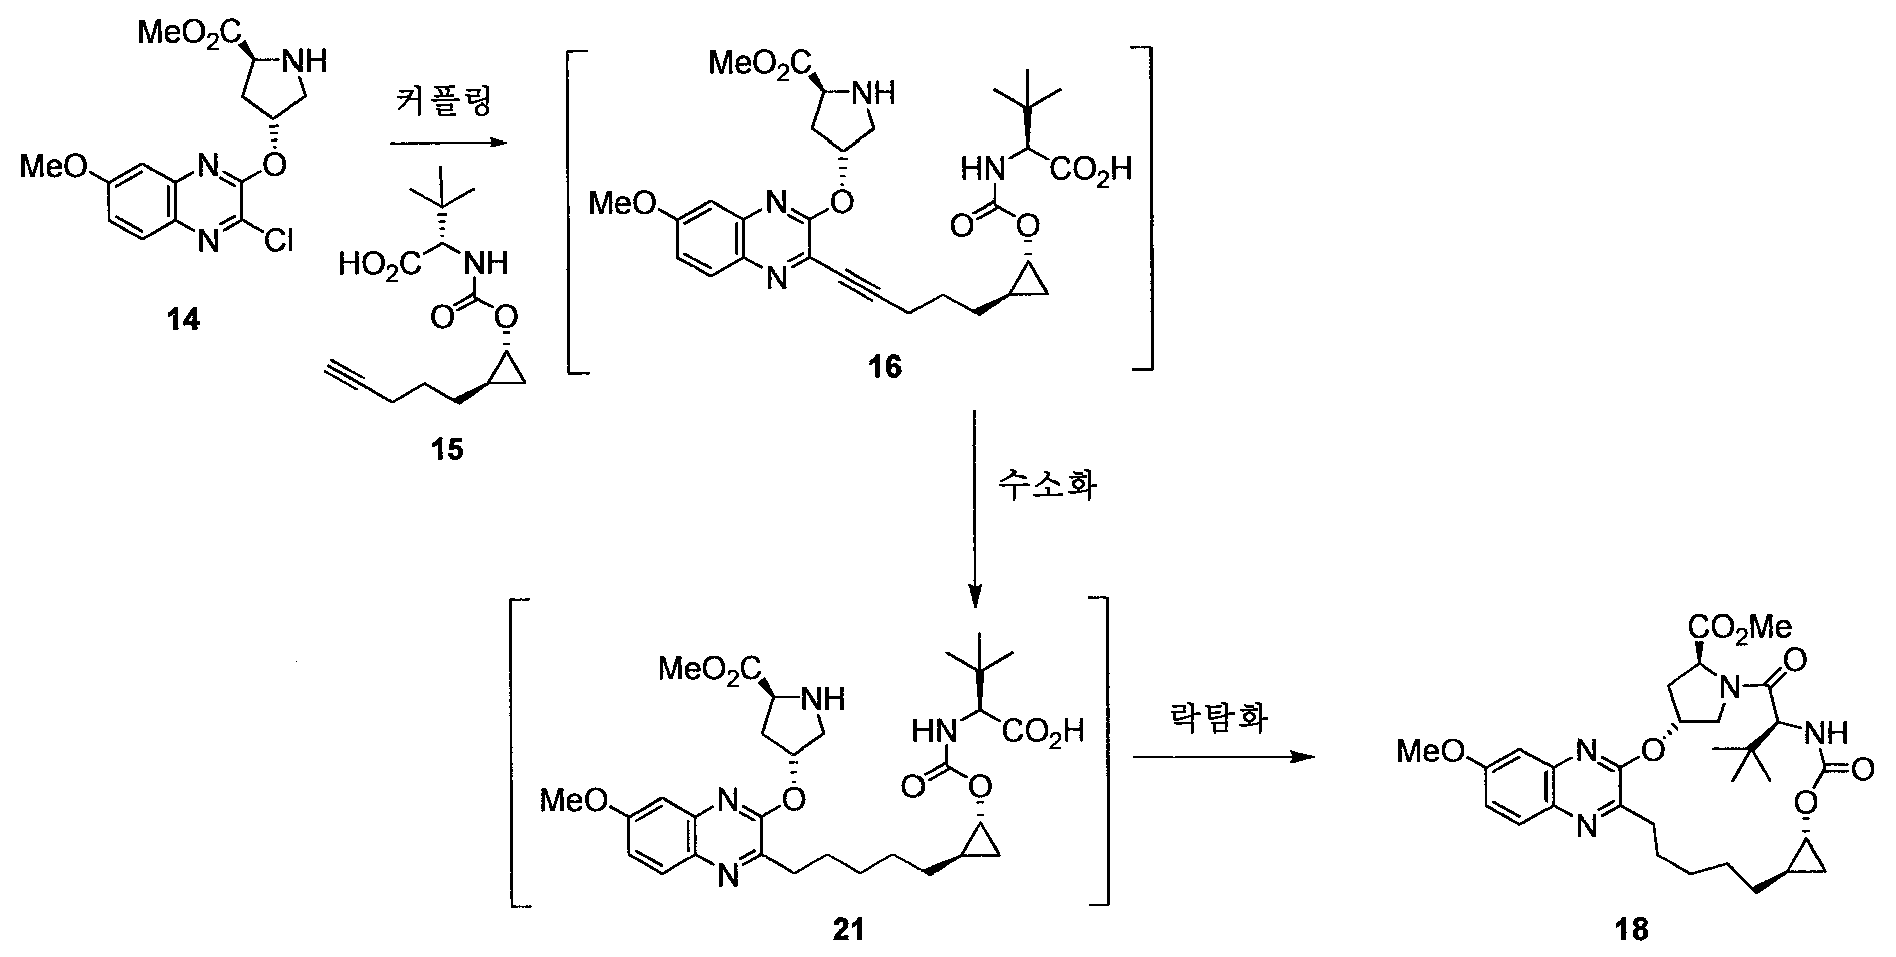
본 발명의 또 다른 측면은 하기 단계를 포함하는 화합물 18의 제조 방법에 관한 것이다:
본 발명의 추가 측면은 화합물 A, 화합물 14 및 화합물 19의 상이한 형태를 포함한다.
본 발명의 다른 실시양태, 측면 및 특징은 본원에 추가로 기재되거나 다음의 설명, 실시예 및 첨부된 특허청구범위로부터 명백할 것이다.
도 1은 화합물 19 수화물 I의 X-선 회절 패턴을 도시한다.
도 2는 화합물 19 수화물 I에 관한 고체 상태 C-13 CPMAS NMR을 도시한다.
도 3은 화합물 14 메틸술폰산 염의 MeCN 용매화물에 관한 X-선 회절 패턴을 도시한다.
도 2는 화합물 19 수화물 I에 관한 고체 상태 C-13 CPMAS NMR을 도시한다.
도 3은 화합물 14 메틸술폰산 염의 MeCN 용매화물에 관한 X-선 회절 패턴을 도시한다.
본원에 기재된 방법 및 중간체를 사용하여 마크로락탐, 예컨대 화합물 A 및 하나 이상의 관능기에 의해 화합물 A와 차이가 나는 화합물을 합성할 수 있다.
변형될 수 있는 관능기로는 t-부틸 기 대신에 상이한 알킬 및 시클로프로필술포닐 관능기의 변경 (예를 들어, 에틸렌을 대체하는 에틸기 및/또는 시클로프로필기를 대체하는 메틸시클로프로필기로)이 포함된다.
궁극적으로 화합물 A가 수득되는, 상이한 중간체 및 합성 프로토콜이 본원에서 설명된다. 그러나, 본원에 제공된 지침을 기반으로 적절한 중간체를 사용하고 상이한 관능기를 첨가하거나 변형시켜 다른 마크로락탐이 제조될 수 있는 것으로 이해된다. 상이한 관능기를 갖는 상이한 마크로락탐의 예는 문헌 [McCauley et al., WO2011014487]; [Harper et al., WO2010011566]; [Liverton et al., WO2009134624]; [McCauley et al., WO2009108507]; Liverton et al., WO2009010804]; [Liverton et al., WO2008057209]; [Liverton et al., WO2008051477]; [Liverton et al., WO2008051514]; [Liverton et al., WO2008057208]; [Crescenzi et al., WO2007148135]; [Di Francesco et al., WO2007131966]; [Holloway et al., WO2007015855]; [Holloway et al., WO2007015787]; Holloway et al., WO2007016441]; [Holloway et al., WO2006119061]; [Liverton et al., J. Am . Chem . Soc., 130:4607-4609, 2008]; [Liverton et al., Antimicrobial Agents and Chemotherapy 54:305-31l, 2010]에서 제공되어 있다.
문헌 [Harper et al ., WO2010011566]은 화합물 A의 대안적인 제조 방법을 기재한다. 문헌 [Harper et al ., WO2010011566] 등은 또한 HCV 레플리콘 활성 및 NS3/4A를 억제하는 화합물 A의 능력을 나타내는 데이터를 포함한다.
HCV 활성을 억제할 수 있는 마크로락탐 화합물은 생체내 HCV 활성 억제, 시험관내 HCV 활성 억제, 및 HCV NS3 효소 활성 억제를 비롯한 상이한 용도를 갖는다. HCV 활성의 생체내 억제는 치료 응용에 사용될 수 있다. 시험관내 HCV 활성 억제는 HCV 내성 돌연변이체를 수득하는데 사용되는 것, HCV 레플리콘 또는 효소 활성을 억제하는 관능기의 능력을 추가로 특성화하는 것, 및 HCV 복제 또는 프로테아제 활성을 연구하는 것을 비롯한 상이한 응용을 갖는다.
마크로시클릭산
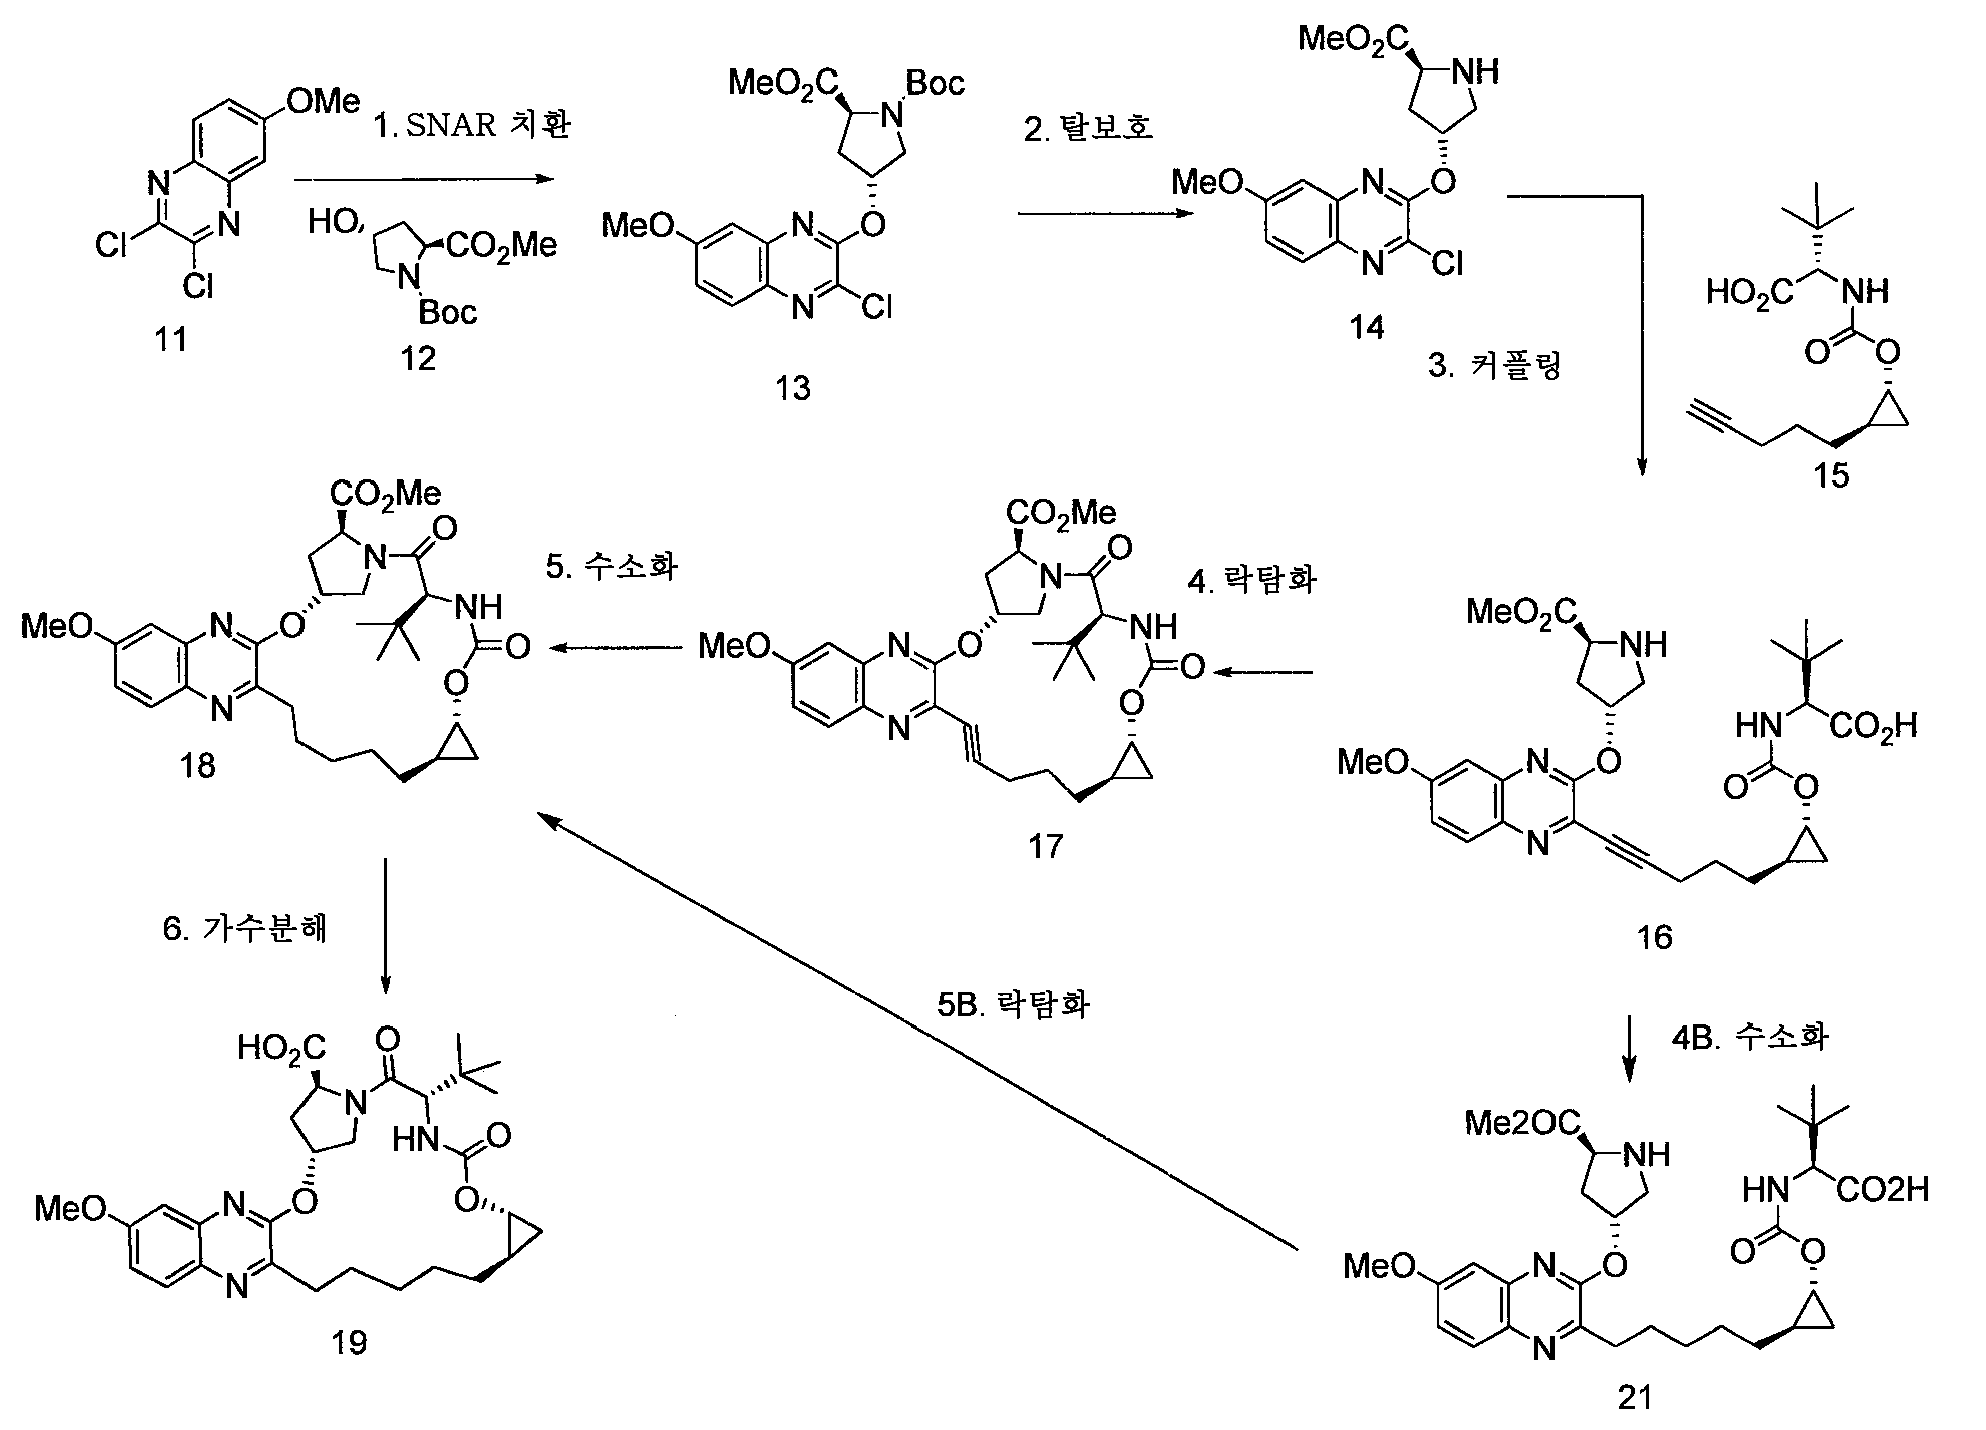
반응식 A는 마크로락탐을 제조하기 위해 사용될 수 있는 전체 반응식을 도시한다. 반응식 A의 상이한 측면 및 실시양태는 단독으로 또는 상류(upstream) 또는 하류(downstream) 단계와의 임의의 조합으로 상이한 단계 각각에 관한 것이다.
<반응식 A>

반응식 A에 도시된 화합물은 중성 형태이다. 본 출원에 걸쳐 기재된 상이한 실시양태는 상이한 화합물의 적절한 산 또는 염기 형태를 포함한다는 점을 이해해야 한다
"PG"는 보호기를 지칭한다. 본 출원에 걸쳐 기재된 상이한 실시양태에서 보호기가 사용되는 경우: PG는 산에 불안정한(acid-labile) 카르보메이트이고; PG는 BOC, Fmoc, 9-안트릴메틸, Msz, Moz, 또는 Cbz이거나; PG는 Boc이다.
각각의 R1은 상이한 실시양태를 포함하는, 하기 화학식에 관해 기재된 바와 같은 이탈기이다.
R4는 하기 제공된 바와 같은 상이한 실시양태를 포함하는, 화학식 I에 관해 기재된 바와 같다.
R5는 하기 제공된 바와 같은 상이한 실시양태를 포함하는, 구조 I에 관해 기재된 바와 같다.
바람직한 전체 반응식은 반응식 B에 도시되어 있다. 반응식 B의 추가 측면 및 실시양태는 단독으로 또는 상류 또는 하류 단계와의 임의의 조합으로 상이한 단계 각각에 관한 것이다.
<반응식 B>
본 발명의 한 측면은 하기 화학식 I의 화합물 또는 그의 염에 관한 것이다:
<화학식 I>

상기 식에서,
R1은 이탈기, 또는 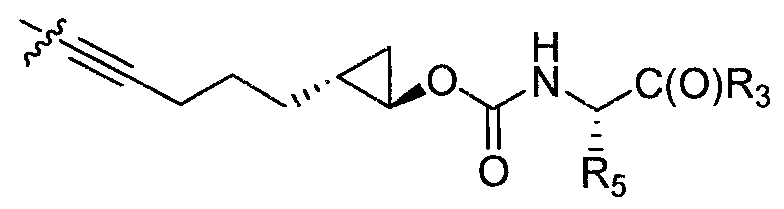 (구조 I)이되,
단, R1이 이탈기이면, R2는 H이고; R1이 구조 I이면, R2는 H이고 R3은 OH이거나, R2 및 R3은 공유 결합으로서 함께 결합되고;
R4는 C1 -6 알킬 또는 아릴이고;
R5는 C1 -8 알킬 또는 C3 -8 시클로알킬이다.
제1 실시양태에서 R1 이탈기는 할로겐, 메실레이트, 토실레이트 또는 CF3SO3이다.
제2 실시양태에서 R1 이탈기는 할로겐이다.
제3 실시양태에서 R1 이탈기는 Cl이다.
제4 실시양태에서 R1은 구조 I이다.
제5 실시양태에서 R4는 C1 -6 알킬이고 R1은 화학식 I 또는 실시양태 1 내지 4에서 제공된 바와 같다.
제6 실시양태에서 R4는 메틸이고 R1은 화학식 I 또는 실시양태 1 내지 4에서 제공된 바와 같다.
제7 실시양태에서 R5는 t-부틸이고 다른 변수는 화학식 I 또는 실시양태 1 내지 6에서 제공된 바와 같다.
제8 실시양태에서 R5는 시클로헥실이고 다른 변수는 화학식 I 또는 실시양태 1 내지 6에서 제공된 바와 같다.
제9 실시양태에서 화합물은
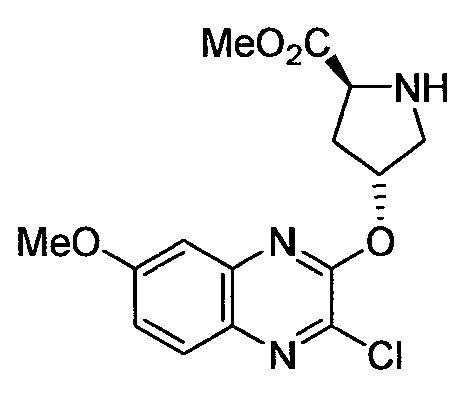
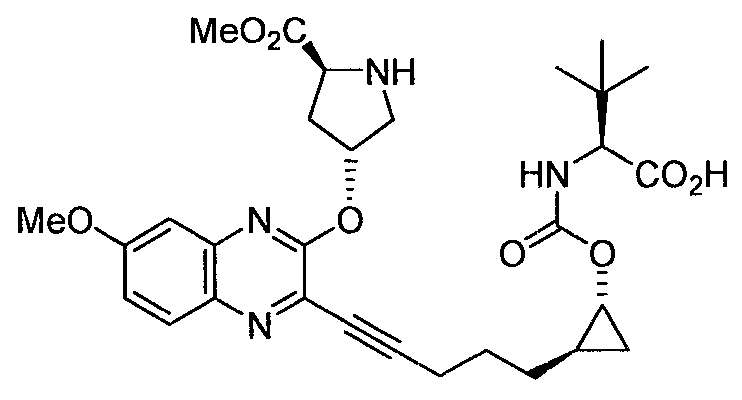
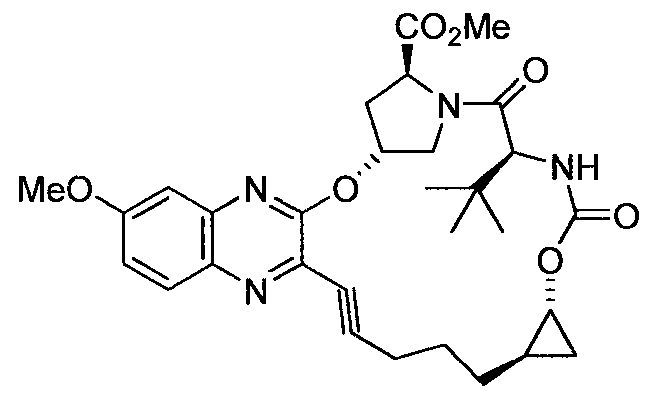
제10 실시양태에서, 화합물 14는 메틸술폰산 염 및/또는 MeCN 용매화물이다.
제1 측면은 화합물 16A의 제조 방법에 관한 것이다:

상기 식에서, 화합물 14A, 15A, 및 16A는 염으로서 제공될 수 있다. 염으로서 가능하게 제공되는 (예를 들어, 제공될 수 있는) 반응에서 상이한 화합물에 대한 언급은 임의의 한 화합물, 화합물들의 임의의 조합, 또는 화합물들 모두가 염으로서 제공될 수 있음을 나타내고;
R1은 화학식 I의 화합물 또는 그의 염에 관한 측면 및 실시양태에서 상기 기재된 바와 같은 이탈기이고;
R4 및 R5는 화학식 I의 화합물 또는 그의 염에 관한 측면 및 실시양태에서 상기 기재된 바와 같다.
추가 실시양태에서 화합물 16은 하기 단계를 포함하는 방법에 의해 제조된다:
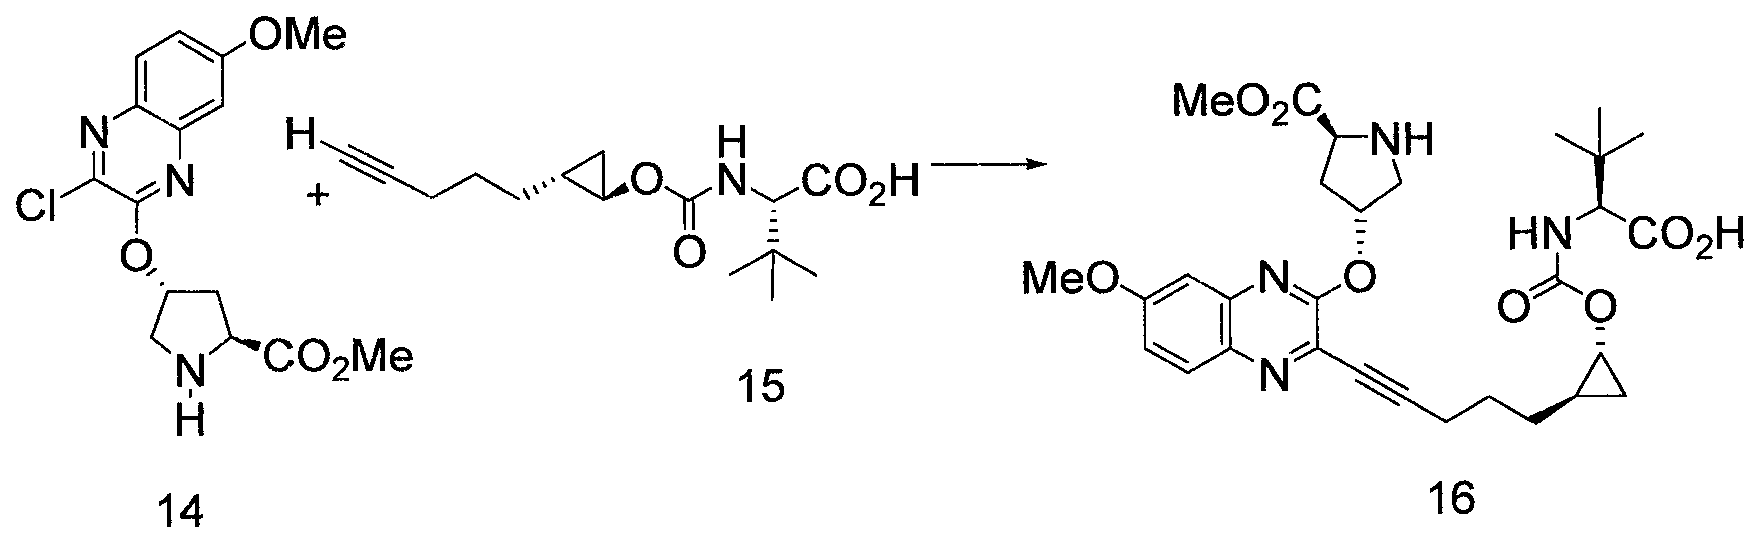
상기 식에서, 화합물 14, 15, 및 16은 염으로서 제공될 수 있다.
반응에 사용된 화합물에 관한 상이한 실시양태에서, 화합물 14는 메틸술폰산 염이고, 화합물 14는 메틸술폰산 염의 MeCN 용매화물이고/거나, 화합물 15는 TBA 염 또는 DBA 염이다.
화합물 16A 또는 16을 제조하기 위한 반응 조건에 관한 실시양태에서, 적합한 촉매를 사용하여 소노가시라 교차 커플링(Sonogashira cross coupling)을 수행한다. 적합한 촉매로는 구리 할라이드와 팔라듐 염의 조합물이 포함된다. 상이한 실시양태에서, 촉매는 아이오딘화구리(I), 브로민화구리(I), 염화구리(I), 또는 시안화구리(I)이다. 아민 염기의 존재하에 아이오딘화구리(I) 및 비스(트리페닐포스핀)팔라듐(II) 디클로라이드의 조합물의 사용이 바람직하다.
적합한 용매로는 알콜, THF, 또는 MeCN이 포함된다. 사용될 수 있는 알콜의 예로는 메탄올, 에탄올, 프로판올 및 이소프로판올이 포함된다.
바람직한 아민 염기는 트리에틸 아민, 트리부틸 아민, 후니그 염기(Hunig's base), t-부틸아민, 및 디이소프로필아민이다.
바람직한 일반 온도 범위는 ~20-80℃이고, 더욱 바람직한 온도는 약 30-50℃, 또는 추가로 35℃로 특정된다.
추가 실시양태에서, 화합물 17 또는 17A를 화합물 16 또는 16A의 락탐화에 의해 형성시킨다. 락탐화는 본원에 기재된 방법을 사용하여 수행할 수 있다.
제2 측면은 하기 포함하는, 화합물 17의 제조 방법에 관한 것이다:
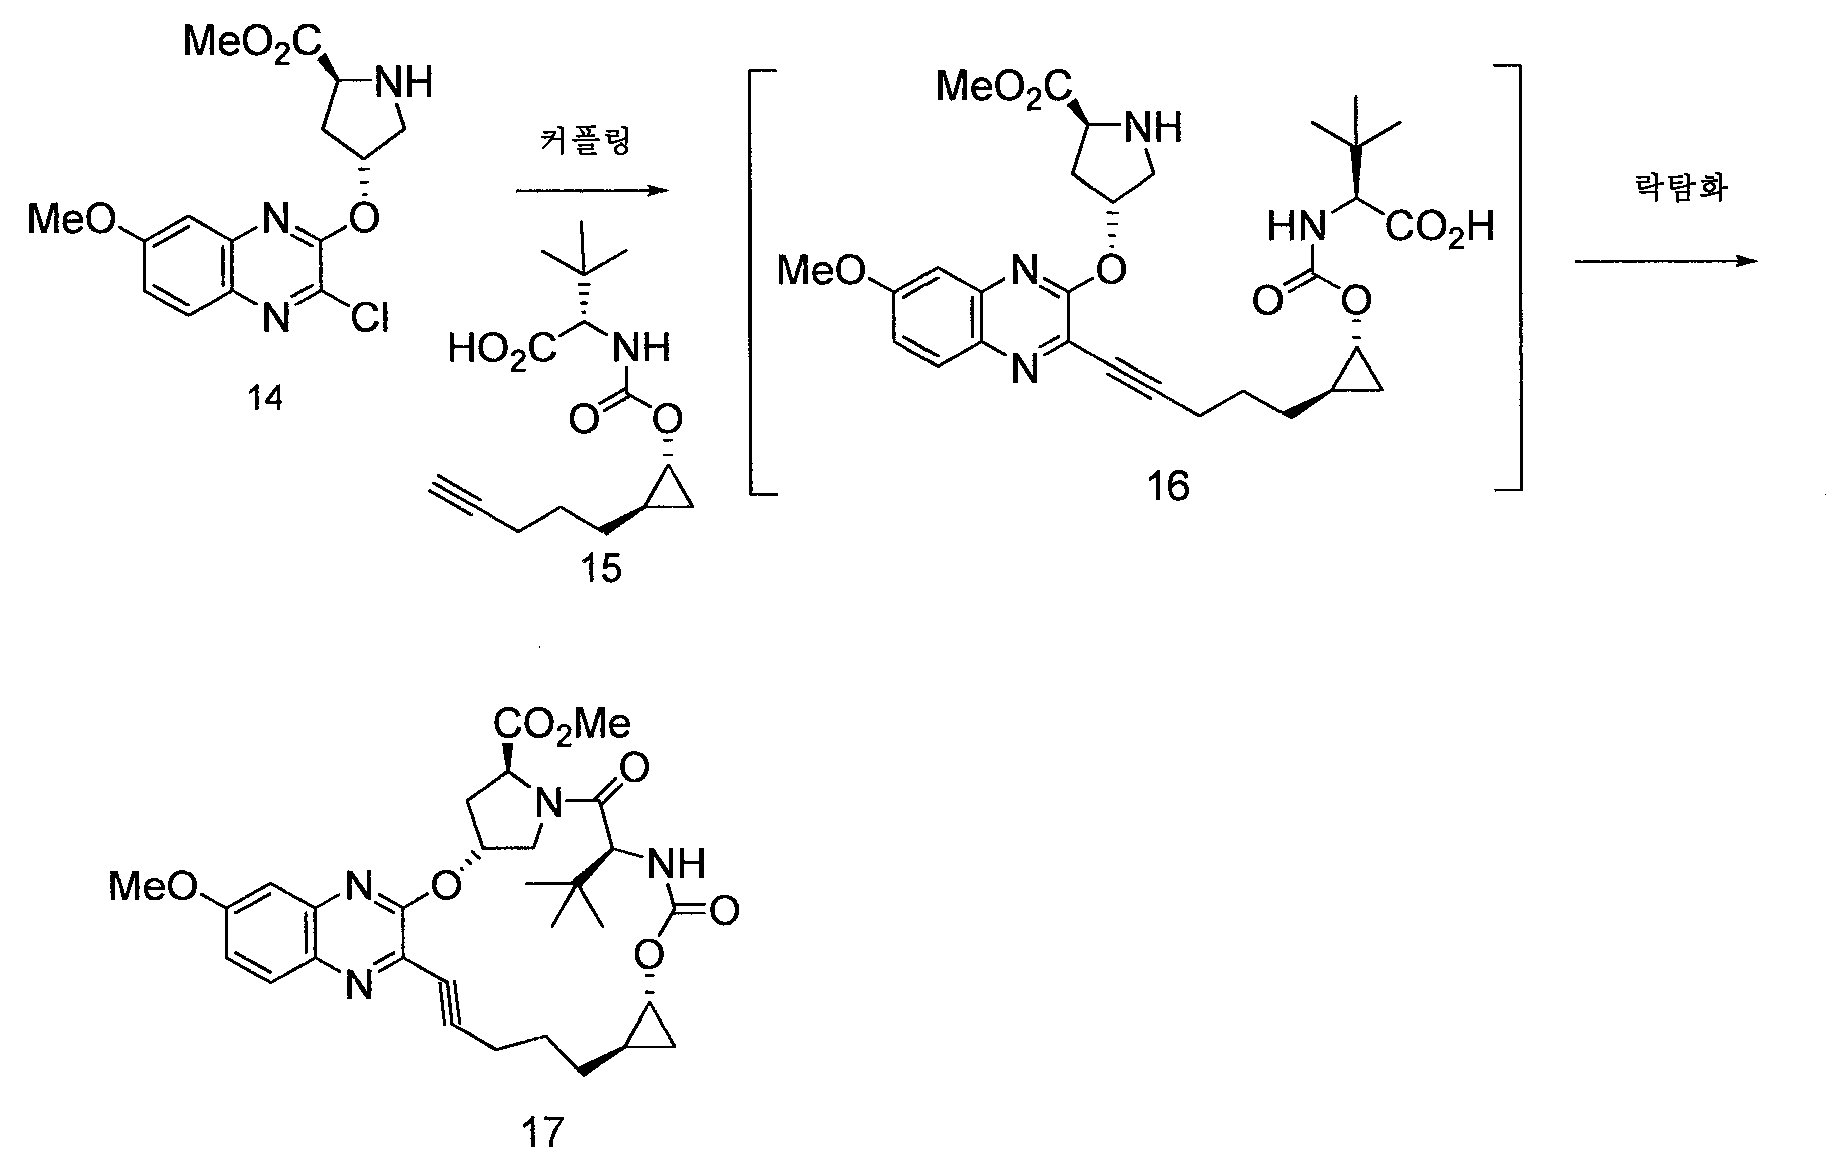
상기 식에서, 화합물 14, 15, 16, 및 17은 염으로서 제공될 수 있고, 화합물 16은 락탐화 이전에 단리되지 않는다.
커플링에 관한 상이한 실시양태는 화합물 16의 제조에 관한 실시양태에서 상기 제공된 바와 같다.
중간체 화합물 16은 단리시킬 필요가 없고, 수성 후처리 후 조 스트림으로서 직접 사용할 수 있다. 반응 혼합물 중 물 함량을 제어하여 부산물의 형성을 최소화하고 수율을 향상시키는 것이 더 양호하다. KF 사양(spec)은 바람직하게는 KF < 2000 ppm, 바람직하게는 <500 ppm이다. 상이한 실시양태에서 반응을 -10 내지 50℃에서, 바람직하게는 0℃에서 수행하고; 화합물 16을 바람직하게는 10시간에 걸쳐 서서히 첨가한다.
적합한 용매로는 DMAc, DMF, NMP, 메틸렌클로라이드, IPAc, EtOAc, 및 THF가 포함된다. DMAc가 바람직하다. 다양한 락탐화 커플링 시약, 예컨대 HATU, EDC, EDC-HOBT, EDC-피리딘, EDC-HOAT, EDC-HOPO, CIP, EDC-HOSu, EDC-PFP, T3P, 및 HATU/EDC 변형을 사용할 수 있다. HATU의 사용이 바람직하다.
제3 측면은 화합물 17 또는 그의 염의 수소화 단계를 포함하는, 화합물 18 또는 그의 염의 제조 방법에 관한 것이다. 적합한 조건으로는 팔라듐 촉매 및 용매의 사용이 포함된다. 용매의 예로는 THF, Me-THF, 메틸 시클로펜틸 에테르, EtOAc, IPAc, MeOH, EtOH, 프로판올, 이소프로판올, DMAc가 포함된다. THF가 바람직한 용매이다. 일반 온도 범위는 0 - 40℃, 바람직하게는 15 - 25℃의 온도이다.
제4 측면은 화합물 18 또는 그의 염의 수소화 단계를 포함하는, 화합물 19 또는 그의 염의 제조에 관한 것이다. 적합한 조건으로는 수성 용매, 예컨대 MeTHF, THF, MeOH, EtOH, IPA 및 n-프로필 알콜 중 염기, 예컨대 NaOH, LiOH 및 KOH의 사용이 포함된다. 일반 온도 범위는 0-80℃, 바람직하게는 40-50℃이다. 한 실시양태에서, 화합물 19는 수화물로서 제공된다.
제5 측면은 하기를 포함하는, 화합물 18의 제조 방법에 관한 것이다:

상기 식에서, 화합물 14, 15, 16, 21, 및 18은 염으로서 제공될 수 있고, 화합물 16 및 21은 단리되지 않는다.
적합한 수소화 조건의 예는 상기 화합물 17의 수소화에 관해 기재된 바와 같다.
적합한 락탐화 조건의 예는 상기 화합물 16의 락탐화에 관해 기재된 바와 같다.
제6 측면은 하기 단계를 포함하는, 화합물 14의 제조 방법에 관한 것이다:

상기 식에서, 화합물 11, 12, 13 및 14는 염으로서 제공될 수 있고, 화합물 13은 단리되지 않는다.
반응은 염기의 존재하에 화합물 11을 화합물 12로 SNAR 치환시켜 수행할 수 있다. 화합물 11은 문헌 [Sarges et al ., J. Med . Chem . 33:2240-2254, 1990]에 기재되어 있다. 반응을 위한 일반 온도는 20-100℃이고, 바람직한 온도는 40-45℃이다. 비양성자성 극성 용매, DMF, DMAc, NMP, DMSO, 및 DMPU를 비롯한 광범위한 용매를 사용할 수 있다. 바람직한 용매는 DMAc이다. Cs2CO3, DBU, K2CO3, K3PO4, 및 KOtBu를 비롯한 상이한 염기를 사용할 수 있다. 바람직한 염기는 DBU이다. 반응의 이점은 위치 선택성(regioselectivity)이 높고 히드록시프롤린의 이성질체가 전혀 검출되지 않았다는 점이다.
탈보호는 IPAc, EtOAc, MeCN, 및 DMAc를 비롯한 광범위한 용매 중 pTSA, PhSO3H, MeSO3H, HCl, H2SO4, HBr, AcOH-HCl을 비롯한 다양한 산을 사용하여 수행할 수 있다. MeCN 중 메탄술폰산의 사용이 바람직하며 이는 반응 혼합물로부터 MeCN 용매화물 MeSO3H 염으로서 화합물 14의 직접 단리를 가능하게 한다. 반응을 위한 일반 온도는 0-80℃이고, 바람직한 온도는 ~40℃이다.
상류 및 하류 단계의 조합의 예로는 측면 1, 3, 4 및 6; 측면 2, 3, 4 및 6; 측면 4, 5 및 6; 및 이들 조합 내에 서브세트를 포함하는 방법이 포함된다. 방법은 인접 단계, 또는 일련의 인접 단계를 포함하는 서브세트에 관한 것이다. 예를 들어, 측면 1, 3, 4 및 6의 조합 내에 서브세트로는 1 및 3; 1, 3, 및 4; 1, 3, 4, 및 6; 6 및 1; 3 및 4 등을 포함하는 방법이 포함된다.
화합물 A
또 다른 측면은 화합물 19 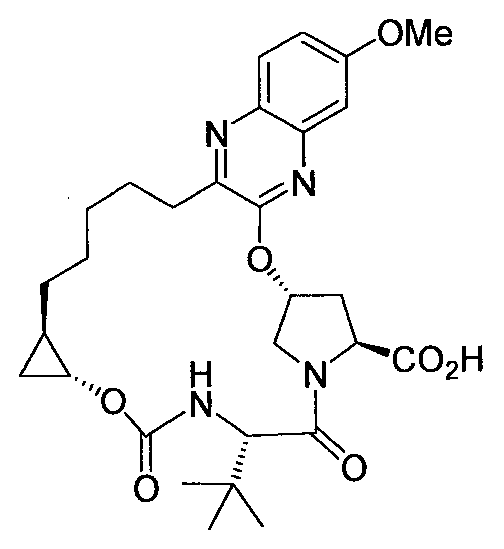 또는 그의 염을, 화합물 20
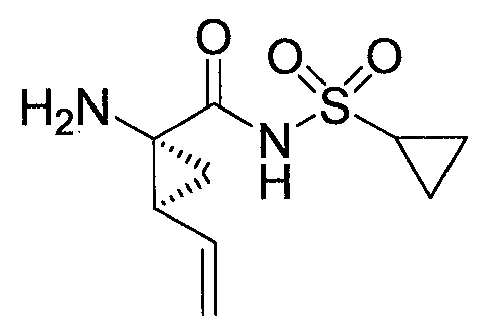 또는 그의 염에 커플링시켜 화합물 A 또는 그의 염을 형성시키는 단계를 포함하고, 여기서 커플링은 커플링 시약 및 피리딘 또는 피리딘 유도체의 사용을 포함하는 것인, 화합물 A의 제조 방법에 관한 것이다.
바람직하게는, 검출가능한 HOBt는 전혀 존재하지 않는다. 반응은 커플링 시약, 비양성자성 유기 용매 및 피리딘 또는 피리딘 유도체를 사용하여 수행할 수 있다. 일반 온도는 -10℃ 내지 50℃ (바람직하게는 0 내지 20℃)이다. 커플링 시약의 예로는 디시클로헥실카르보디이미드 (DCC), N,N'-디이소프로필카르보디이미드 (DIC), 및 1-에틸-3-(3-디메틸아미노프로필) 카르보디이미드 (EDC), 및 HATU가 포함된다. 비양성자성 유기 용매의 예로는 아세토니트릴, THF, THF-DMAc, THF-DMF, THF-NMP, 및 톨루엔이 포함된다. 한 실시양태에서, THF-DMAc 또는 THF가 사용된다.
상이한 실시양태에서 EDC가 사용되고; EDC는 피리딘 및 아세토니트릴과 함께 사용되고; EDC는 적어도 10 당량의 피리딘 및 아세토니트릴과 함께 사용되고; EDC는 피리딘 및 THF-DMAc와 함께 사용된다.
EDC를 THF-DMAc와 함께 사용하는 것에 관한 한 실시양태에서, 화합물 19 수화물을 THF 중에서 공비 건조시키고, 화합물 20 및 DMAc와 조합한 후, 피리딘 또는 피리딘 유도체 및 EDC를 첨가한다. 바람직한 온도 범위는 1시간 동안 약 0℃ 내지 20℃, 바람직하게는 0-5℃에서 이어서 추가의 1-2 시간 동안 15-20℃이다. EDC와 함께 THF-DMAc 또는 THF를 이용하는 반응 조건의 사용은, 예를 들어 커플링제의 과잉 반응을 감소시킴으로써, 부산물 형성의 억제 및 반응 프로파일의 제어를 용이하게 한다. 대안적인 절차는 켄칭의 부재하에 화합물 A와 커플링제의 상당한 과잉 반응을 초래할 수 있을 것이다.
한 실시양태에서, 실시양태 중 어느 하나를 포함한, 본 측면에서 사용된 화합물 20은 pTSA 염이다.
바람직한 피리딘 유도체는 3 및 4 위치에서 전자 공여 또는 중성 기를 갖는다. 피리딘 및 유도체를 포함하는 일반 구조의 예로는 다음이 포함된다:


상기 식에서, R5는 수소, 아릴, 할로겐, C1 -6 알킬, O-C1 -6 알킬 또는 C3-C8 시클로알킬이다. 바람직한 시약은 피리딘, 4-페닐피리딘, 4-알킬피리딘, 메틸피리딘, 3- 또는 4-모노 또는 디알킬피리딘이고, 여기서 알킬 기는 C1 -6 알킬일 수 있다.
화합물
용어 "알킬"은 특정된 범위의 탄소 원자 수를 갖는 1가 직쇄 또는 분지쇄, 포화 지방족 탄화수소 라디칼을 지칭한다. 따라서, 예를 들어, "C1 -6 알킬"은 헥실 알킬 및 펜틸 알킬 이성질체뿐만 아니라 n-, iso-, sec- 및 t-부틸, n- 및 iso-프로필, 에틸, 및 메틸 중 어느 하나를 지칭한다. 또 다른 예로서, "C1 -4 알킬"은 n-, iso-, sec- 및 t-부틸, n- 및 이소프로필, 에틸, 및 메틸을 지칭한다.
용어 "시클로알킬"은 특정된 범위의 탄소 원자 수를 갖는 알칸의 임의의 모노시클릭 고리를 지칭한다. 따라서, 예를 들어, "C3 -8 시클로알킬" (또는 "C3-C8 시클로알킬")은 시클로프로필, 시클로부틸, 시클로펜틸, 시클로헥실, 시클로헵틸, 및 시클로옥틸을 지칭한다.
용어 "할로겐" (또는 "할로")은 플루오린, 염소, 브로민 및 아이오딘을 지칭한다 (대안적으로 플루오로, 클로로, 브로모, 및 아이오도로 지칭됨).
용어 "할로알킬"은 1개 이상의 수소 원자가 할로겐 (즉, F, Cl, Br 및/또는 I)으로 대체되어 있는 상기 정의된 바와 같은 알킬기를 지칭한다. 따라서, 예를 들어, "C1 -6 할로알킬" (또는 "C1-C6 할로알킬")은 1개 이상의 할로겐 치환기를 갖는 상기 정의된 바와 같은 C1 내지 C6 선형 또는 분지형 알킬기를 지칭한다. 용어 "플루오로알킬"은 할로겐 치환기가 플루오로로 제한되는 것을 제외하고는 유사한 의미를 갖는다. 적합한 플루오로알킬로는 시리즈 (CH2)0-4CF3 (즉, 트리플루오로메틸, 2,2,2-트리플루오로에틸, 3,3,3-트리플루오로-n-프로필 등)가 포함된다.
용어 "아릴"은 페닐, 치환된 페닐, 나프틸, 또는 치환된 나프틸, 헤테로아릴, 또는 치환된 헤테로아릴이되, 단, 치환된 페닐, 치환된 나프틸, 및 치환된 헤테로아릴 각각은 하기로 이루어진 군으로부터 독립적으로 선택된 1 내지 5개의 치환기를 갖는다:
(1) C1 -6 알킬,
(2) OH, O-C1 -6 알킬, O-C1 -6 할로알킬, CN, NO2, N(RC)RD, C(O)N(RC)RD, C(O)RC, CO2RC, SRC, S(O)RC, SO2RC, SO2N(RC)RD, N(RC)C(O)RD, N(RC)CO2RD, N(RC)SO2RD, N(RC)SO2N(RC)RD, OC(O)N(RC)RD, N(RC)C(O)N(RC)RD, 또는 N(RC)C(O)C(O)N(RC)RD로 치환된 C1 -6 알킬,
(3) O-C1 -6 알킬,
(4) C1 -6 할로알킬,
(5) O-C1 -6 할로알킬,
(6) OH,
(7) 할로겐,
(8) CN,
(9) NO2 ,
(10) N(RC)RD,
(11) C(O)N(RC)RD,
(12) C(O)RC,
(13) C(O)-C1 -6 할로알킬,
(14) C(O)ORC,
(15) OC(O)N(RC)RD,
(16) SRC,
(17) S(O)RC,
(18) SO2RC,
(19) SO2N(RC)RD,
(20) N(RC)SO2RD,
(21) N(RC)SO2N(RC)RD,
(22) N(RC)C(O)RD,
(23) N(RC)C(O)N(RC)RD,
(24) N(RC)C(O)C(O)N(RC)RD, 또는
(25) N(RC)CO2RD이고;
RC 및 RD는 각각 독립적으로 H 또는 C1 -6 알킬이다.
"헤테로아릴"은 (i) N, O 및 S로부터 독립적으로 선택된 1 내지 4개의 헤테로원자를 함유하는 5- 또는 6-원 헤테로방향족 고리 또는 (ii) N, O 및 S로부터 독립적으로 선택된 1 내지 4개의 헤테로원자를 함유하는 9- 또는 10-원 비시클릭, 융합 고리계이다.
본원에 기재된 화합물에서의 원자는 그의 본질적 동위 원소 존재율을 나타낼 수 있거나, 원자 중 1개 이상은 동일 원자수를 갖지만 주로 자연 상태에서 발견되는 원자 질량 또는 질량수와 상이한 원자 질량 또는 질량수를 갖는 특정의 동위 원소로 인위적으로 농축(enrich)될 수 있다. 본 발명은 본원에 기재된 화합물의 모든 적합한 동위 원소 변형을 포함하는 것으로 여겨진다. 예를 들어, 수소 (H)의 상이한 동위원소 형태로는 프로튬 (1H) 및 듀테륨 (2H)이 포함된다. 프로튬은 자연에서 발견되는 지배적인 수소 동위 원소이다. 듀테륨의 농축은 치료상 이점, 예컨대 생체내 반감기 증가 또는 투여 요건 감소를 제공해 줄 수 있거나, 생체 시료의 특성화를 위한 표준으로서 유용한 화합물을 제공할 수 있다.
본원에 기재된 동위 원소-농축된 화합물은 과도한 실험 없이 당업자에게 주지된 통상적인 기술에 의해 또는 본원에 제공된 반응식 및 실시예에 기재된 것과 유사한 공정에 의해 적절한 동위 원소-농축된 시약 및/또는 중간체를 사용하여 제조될 수 있다.
적절한 관능기를 갖는 본원에 기재된 화합물을 염으로서 제공할 수 있다. 그러한 화합물의 예는 가능한 염에 대한 언급에 의해 본원에 기재된다. 그러한 언급은 설명을 위한 것이고, 추가 실시양태로는 적합한 기를 갖는 본원에 기재된 임의의 화합물의 염이 포함된다.
제약상 허용되는 염을 환자를 치료하기 위해 화합물과 함께 사용할 수 있다. 그러나, 비-제약 염은 중간체 화합물의 제조에 유용할 수 있다.
제약상 허용되는 염은 환자, 바람직하게는 인간에게 투여하기에 적합하다. 적합한 염으로는, 예를 들어, 화합물의 용액을 제약상 허용되는 산, 예컨대 염산, 황산, 아세트산, 트리플루오로아세트산, 또는 벤조산의 용액과 혼합함으로써 형성될 수 있는 산 부가염이 포함된다. 산성 모이어티를 갖는 화합물을 적합한 제약상 허용되는 염과 혼합하여, 예를 들어, 알칼리 금속염 (예를 들어, 나트륨 또는 칼륨 염), 알칼리 토금속염 (예를 들어, 칼슘 또는 마그네슘 염), 및 적합한 유기 리간드와 함께 형성된 염, 예컨대 4급 암모늄 염을 제공할 수 있다. 또한, 산 (-COOH) 또는 알콜 기가 존재하는 경우에, 화합물의 용해도 또는 가수분해 특성을 변형시키기 위하여 제약상 허용되는 에스테르를 사용할 수 있다.
중간체 형태
제1 실시양태는 화합물 19 수화물 I에 관한 것이고, 여기서 수화물은 3개 이상의 특징적 피크를 포함하는, 구리 Kα 방사선 (즉, 방사선 공급원은 Cu Kα1 및 Kα2 방사선의 조합임)을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 한다. 특징적 피크는 도 1에 도시되어 있다.
제2 실시양태는 화합물 19 수화물 I에 관한 것이고, 여기서 수화물은 약 8.7, 22.2, 및 23.5 도(degree)의 2θ 값을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 한다.
본원에서 제공된 2θ 값에 관해서 "약"에 대한 언급은 ± 0.1을 나타낸다.
제3 실시양태는 화합물 19 수화물 I에 관한 것이고, 여기서 수화물은 약 8.7, 22.2, 23.5, 8.3, 14.7, 7.6, 22.8, 및 11.3 도의 2θ 값 (즉, 2θ 값에서 반사)을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 한다.
제4 실시양태는 화합물 19 수화물 I에 관한 것이고, 여기서 수화물은 도 2에 제공된 고체 상태 탄소-13 CPMAS NMR 스펙트럼을 특징으로 한다.
제4 실시양태는 화합물 19 수화물 I에 관한 것이고, 여기서 수화물은 약 174.7, 172.0, 161.4, 156.8, 156.3, 149.5, 142.1, 133.9, 128.2, 121.3, 105.0, 76.9, 60.7, 57.5, 55.1, 53.5, 35.8, 34.7, 33.4, 32.4, 29.5, 27.8, 24.0, 및 20.2 ppm에서의 피크를 포함하는 고체 상태 탄소-13 CPMAS NMR을 특징으로 한다.
본원에서 제공된 고체 상태 탄소-13 CPMAS NMR 2θ 값에 관해서 "약"에 대한 언급은 ± 0.1을 나타낸다.
제5 실시양태는 화합물 14 메틸술폰산 염의 MeCN 용매화물에 관한 것이고, 여기서 용매화물은 3개 이상의 특징적 피크를 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 한다. 특징적 피크는 도 3에 도시되어 있다.
제6 실시양태는 화합물 14 메틸술폰산 염의 MeCN 용매화물에 관한 것이고, 여기서 용매화물은 약 5.3, 12.0, 및 14.1 도의 2θ 값을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 한다.
제7 실시양태는 화합물 14 메틸술폰산 염의 MeCN 용매화물에 관한 것이고, 여기서 용매화물은 약 5.3, 12.0, 14.1, 22.7, 9.3, 16.1, 20.9, 17.2, 25.8, 및 32.3 도의 2θ 값을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 한다.
투여 및 조성물
치료 응용을 갖는 본원에 기재된 화합물, 예컨대 화합물 A를 HCV로 감염된 환자에게 투여할 수 있다. 용어 "투여" 및 그의 변형 (예를 들어, 화합물을 "투여함")은 치료를 필요로 하는 개체에게 화합물을 제공함을 의미한다. 화합물이 1종 이상의 다른 활성제 (예를 들어, HCV 감염을 치료하는데 유용한 항바이러스제)와 조합하여 제공되는 경우에, "투여" 및 그의 변형은 각각 화합물 또는 염 및 다른 작용제의 동시 및 순차적 제공을 포함하는 것으로 이해된다.
본원에 사용된 바와 같이, 용어 "조성물"은 특정된 성분을 포함하는 생성물뿐만 아니라, 특정된 성분을 배합함으로써 직접 또는 간접적으로 생성되는 임의의 생성물을 포함하는 것으로 의도된다.
"제약상 허용되는"이란 제약 조성물의 성분이 서로 상용성이고 그의 수용자에게 적합함을 의미한다.
본원에 사용된 바와 같은 용어 "대상체" (대안으로 본원에서 "환자"로 언급됨)는 치료, 관찰 또는 실험의 대상인 동물, 바람직하게는 포유동물, 가장 바람직하게는 인간을 지칭한다.
용어 "유효량"은 치료적 또는 예방적 효과를 발휘하기에 충분한 양을 나타낸다. HCV로 감염된 환자의 경우, 유효량은 다음 효과 중 하나 이상을 달성하기에 충분하다: 복제하는 HCV의 능력을 감소시키고, HCV 로드(load)를 감소시키고, 바이러스 제거(clearance)를 증가시킨다. HCV로 감염되지 않은 환자의 경우, 유효량은 다음 중 하나 이상을 달성하기에 충분하다: HCV 감염에 대한 감수성(susceptibility) 감소, 및 만성 질환에 관한 지속적인 감염을 확립하는 감염 바이러스의 능력의 감소.
HCV NS3 프로테아제를 억제하고 HCV 감염을 치료하고/하거나 HCV 감염의 가능성 또는 증상의 중증도를 저하시키기 위하여, 화합물은, 임의로 염의 형태로, 활성제를 활성제의 작용 부위와 접촉하게 하는 수단에 의해 투여될 수 있다. 이들은 개별적인 치료제로서 또는 치료제의 조합물로서 제약과 함께 사용하는데 이용할 수 있는 통상적인 수단에 의해 투여될 수 있다. 이들은 단독으로 투여될 수 있지만, 전형적으로는 선택된 투여 경로 및 표준 제약 실무에 근거하여 선택된 제약 담체와 함께 투여된다.
화합물은, 예를 들어, 다음의 경로들 중 하나 이상에 의해 투여될 수 있다: 유효량의 화합물 및 제약상 허용되는 담체 (예를 들어, 인간 환자에게 투여하기에 적합한 담체), 아주반트 및 비히클을 함유하는 제약 조성물의 단위 투여의 형태로, 경구, 비경구 (피하 주사, 정맥내, 근육내, 흉골내 주사 또는 주입 기술을 포함함), 흡입에 의해 (예컨대 분무 형태로), 또는 직장내. 경구 투여에 적합한 액체 제제 (예를 들어, 현탁액, 시럽, 엘릭시르 등)는 매질, 예컨대 물, 글리콜, 오일, 알콜 등을 이용할 수 있다. 경구 투여에 적합한 고체 제제 (예를 들어, 분말, 환제, 캡슐 및 정제)는 고체 부형제, 예컨대 전분, 당, 카올린, 윤활제, 결합제, 붕해제 등을 이용할 수 있다. 비경구 조성물은 전형적으로는 담체로서 멸균수 및 임의로 다른 성분, 예컨대 용해도 보조제를 이용한다. 주사용 액제는, 예를 들어, 생리 식염수 용액, 글루코스 용액 또는 생리 식염수와 글루코스의 혼합물을 함유하는 용액을 포함하는 담체를 사용하여 제조할 수 있다. 제약 조성물의 제조시 사용하기에 적합한 방법에 관한 추가 지침이 문헌 [Remington : The Science and Practice of Pharmacy, 21th edition (Lippincott Williams & Wilkins, 2006)]에 제공되어 있다.
치료 화합물은 단일 용량으로 또는 분할 용량으로 하루에 포유동물 (예: 인간) 체중 1 ㎏당 0.001 내지 1000 ㎎의 투여량 범위로 경구 투여할 수 있다. 한 투여량 범위는 단일 용량으로 또는 분할 용량으로 경구로 하루에 체중 1 ㎏당 0.01 내지 500 ㎎이다. 또 다른 투여량 범위는 단일 또는 분할 용량으로 경구로 하루에 체중 1 ㎏당 0.1 내지 100 ㎎이다. 경구 투여용으로, 조성물은 치료할 환자에 대한 투여량의 증상적 조정을 위해 활성 성분 1.0 내지 500 ㎎, 특히 활성 성분 1, 5, 10, 15, 20, 25, 50, 75, 100, 150, 200, 250, 300, 400, 500, 및 750 ㎎을 함유하는 정제 또는 캡슐의 형태로 제공될 수 있다. 임의의 특정 환자의 경우 투여의 구체적 용량 수준 및 빈도를 달리할 수 있고, 이용된 구체적 화합물의 활성, 화합물의 대사적 안정성 및 작용 기간, 연령, 체중, 전체적인 건강, 성별, 식이, 투여 방식과 시간, 배설률, 약물 병용, 특정 병태의 중증도, 및 치료를 겪는 숙주를 포함한 다양한 요인에 따라 좌우될 것이다.
HCV
억제 활성
HCV NS3 활성, HCV 레플리콘 활성, 및 HCV 복제 활성을 억제하는 화합물의 능력은 당업계에 주지된 기술을 사용하여 평가될 수 있다. (예를 들어, 문헌 [Carroll et al., J. Biol . Chem . 278: 11979-11984, 2003] 참조.)
한 그러한 검정은 하기 및 문헌 [Mao et al., Anal . Biochem . 373:1-8, 2008] 및 [Mao et al., WO2006/102087]에 기재된 바와 같은 HCV NS3 프로테아제 시간-분해 형광 (TRF) 검정이다. NS3 프로테아제 검정을, 예를 들어, 50 mM HEPES, pH 7.5, 150 mM NaCl, 15% 글리세롤, 0.15% 트리톤(TRITON) X-100, 10 mM DTT, 및 0.1% PEG 8000을 함유하는 100 ㎕ 검정 완충제의 최종 부피 중에서 수행할 수 있다. NS3 및 NS4A를 30분 동안 DMSO 중에서 다양한 농도의 억제제와 함께 사전-배양시킨다. 반응은 TRF 펩티드 기질 (최종 농도 100 nM)을 첨가함으로써 개시된다. 기질의 NS3 매개 가수분해를 100 ㎕의 500 mM MES, pH 5.5로 실온에서 1시간 후 켄칭한다. 생성물 형광을 400 ㎲ 지연으로 340 nm에서 여기 및 615 nm에서 발광으로 빅토르(VICTOR) V2 또는 퓨전(FUSION) 형광광도계 (퍼킨 엘머 라이프 앤드 어낼리티컬 사이언시즈(Perkin Elmer Life and Analytical Sciences))를 사용하여 검출한다. 상이한 효소 형태의 시험 농도를 선택하여 10-30의 신호 대 배경비 (S/B)를 초래한다. IC50 값은 데이터에 대한 표준 4-파라미터 피트(fit)를 사용하여 얻는다. Ki 값은 하기 수학식 1을 사용하여 IC50 값으로부터 얻는다.
<수학식 1>

상기 식에서, [S]는 반응 중 기질 펩티드의 농도이고 KM은 미하엘리스(Michaelis) 상수이다. 문헌 [P. Gallinari et al., 38 BIOCHEM. 5620-32(1999)]; [P. Gallinari et al., 72 J. VIROL. 6758-69 (1998)]; [M. Taliani et al., 240 ANAL. BIOCHEM. 60-67 (1996)]; 및 [Mao et al ., Analytical Biochemistry 373: 1-8, (2008)]을 참조한다.
약어
BOC: t-부톡시카르보닐
Cbz: 벤질옥시카르보닐
CDI: 1,1'-카르보닐디이미다졸
CIP: 2-클로로-1-메틸피리디늄 아이오다이드
CPME: 시클로펜틸 메틸 에테르
DABO: 1,4-디아자비시클로[2.2.2.]옥탄
DBA: 염 디벤질아민
DBU: 1,8-디아조비시클로[5.4.0]운데스-7-엔
DCC: N,N'-디시클로헥실카르보디이미드
DIC: N, N'-디이소프로필카르보디이미드
DIPEA: 디이소프로필에틸아민
DMAc: N,N-디메틸아세트아미드
DMF: N,N-디메틸포름아미드
DMPU: N,N-디메틸프로필렌우레아
DMSO: 디메틸술폭시드
EDC: 1-에틸-3-(3-디메틸아미노프로필) 카르보디이미드
EtOAc: 에틸 아세테이트
Fmoc: 9-플루오레닐메틸옥시카르보닐
HATU: 2-(1H-7-아자벤조트리아졸-1-일)-1,1,3,3-테트라메틸우로늄 헥사플루오로포스페이트
HOAT: 1-히드록시-7-아자벤조트리아졸
HOBT: 1-히드록시벤조트리아졸
HOPO: 2-히드록시피리딘-N-옥시드
HOSu: N-히드록시숙신이미드
IPA: 이소프로판올
IPAc: 이소프로필 아세테이트
MTBE: t-부틸 메틸 에테르
MsOH 및 MSA: CH3SO3H 또는 메탄술폰산
Moz: p-메톡시벤질옥시카르보닐
Msz: 4-메틸술피닐벤질옥시카르보닐
NMP: N-메틸피롤리돈
PFP: 펜타플루오로페놀
T3P: 프로필포스폰산 무수물
TBA: t-부틸 아민
TEA: 트리에틸아민
THF: 테트라히드로푸란
pTSA 및 TsOH는 각각 p-톨루엔술폰산에 관한 약어이다.
실시예
하기 제공된 실시예는 본 발명 및 그의 실시를 설명하고자 하는 것이다. 특허청구범위에 달리 제공되지 않는 한, 실시예는 발명의 범위 또는 취지에 대한 제한으로서 해석되지 않는다.
실시예
1: 2-[2-(3-
클로로
-프로필)-
시클로프로필
]-4,4,5,5-
테트라메틸[1,3,2]디옥사보롤란
(화합물 3)의 제조
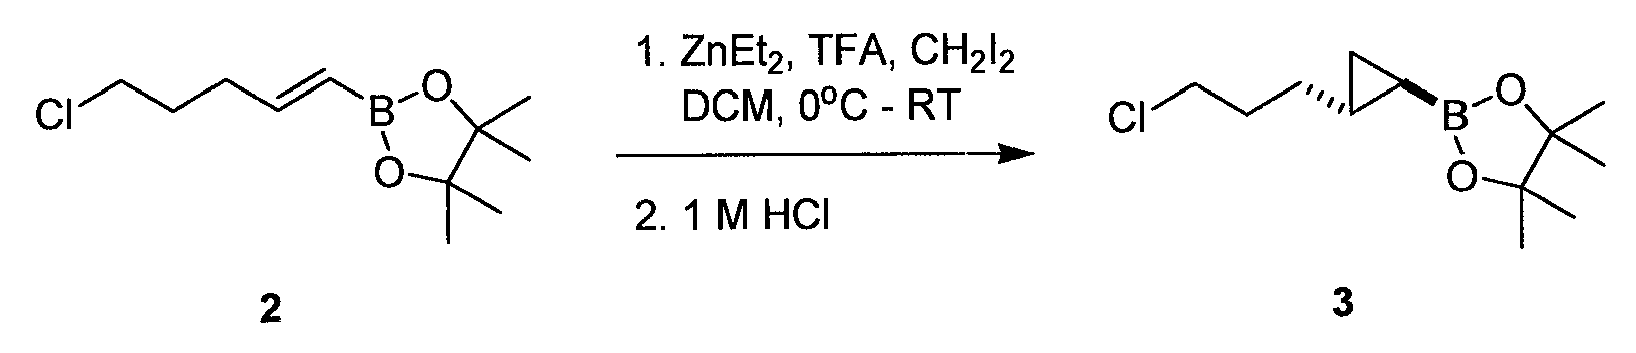
화합물 2는 문헌 [Shirakawa et al . Synthesis 11:1814-1820, 2004]에 기재된 바와 같이 제조할 수 있다.
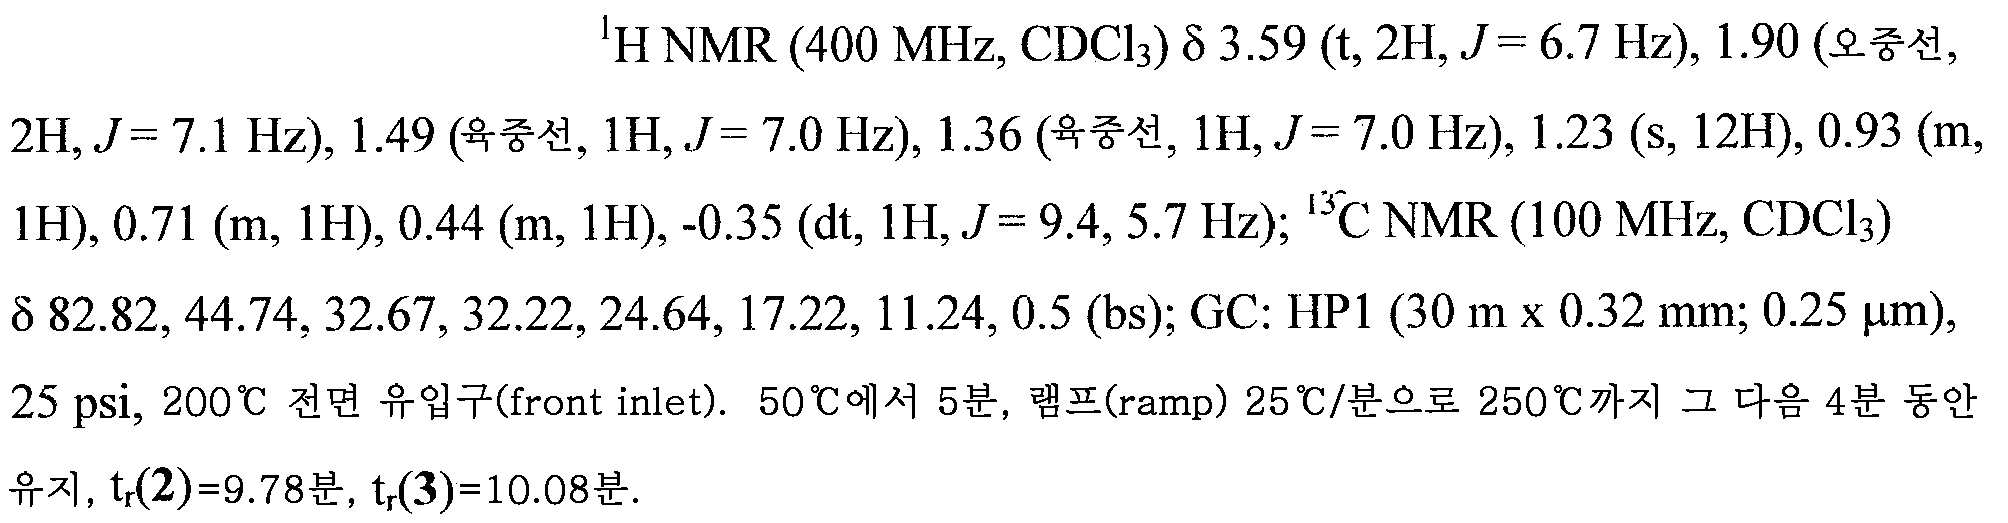
화합물 3을 다음과 같이 제조하였다: N2 하에 질소 유입구, 기계 교반기, 적하 깔대기 및 열전쌍이 장착된 5 L 플라스크에 800 mL 디클로로메탄 및 800 mL의, 헵탄 중 1 M 디에틸아연 용액 (0.8 mol, 1.07 당량)을 첨가하였다. 용액을 빙조를 사용하여 내부 온도 3℃로 냉각하였다. 그 다음 플라스크에 200 mL 디클로로메탄 중 57.6 mL 트리플루오로아세트산 (0.748 mol, 1.0 당량)의 용액을, 내부 온도를 10℃ 미만으로 유지하면서 1시간에 걸쳐 적하 깔대기로부터 첨가하였다. 생성된 현탁액을 3℃에서 30분 동안 교반하였다. 그 다음 플라스크에 72.4 mL 디아이오도메탄 (0.897 mol, 1.2 당량)을 한 번에 첨가하였다. 30분 동안 3℃에서 교반 후, 172 mL의 2 (0.748 mol, 1.0 당량)를 용액에 한 번에 첨가하였다. 그 다음 플라스크를 실온으로 가온하고 백색 침전물이 형성되기 시작하였다. 3시간 후, GC 분석은 반응이 90% 전환되었음을 나타냈다. 현탁액을 추가의 17시간 또는 2의 완전한 소모가 관찰될 때까지 숙성시켰다. 그 시점에서, 800 mL의 1 M HCl (0.8 mol, 1.07 당량)을 첨가하고 +5℃ 발열이 관찰되었다. 2상의 혼합물을 30분 동안 교반하여 침전 고체를 용해시키고 유기층을 분리하였다. 200 mL 디클로로메탄을 사용한 수성층의 추출, 500 mL 염수를 사용한 합해진 유기층의 세척, 및 진공 중 농축으로 194 g의 3을 황색 오일 (DCM 중 74 wt%)로서 수득하였다.
실시예
2: 2-(3-
클로로
-프로필)-
시클로프로판올
(화합물 4)의 제조.

질소 유입구, 기계 교반기, 적하 깔대기 및 열전쌍이 장착된 3 L 플라스크에1 L 메탄올 중 143 g의 3 (0.585 mol, 1.0 당량)을 첨가하였다. 그 다음 플라스크에 적하 깔대기로부터 58.5 mL의 10 M 수산화나트륨 (0.585 mol, 1.0 당량)을 30분에 걸쳐 첨가하고, 그 동안 외부 냉각과 함께 내부 온도를 10℃ 미만으로 유지하였다. 30분 동안 교반 후, 120 mL의 30 wt% 과산화수소 용액 (1.17 mol, 2 당량)을, 내부 온도를 10℃ 미만으로 유지하면서 1시간에 걸쳐 적하 깔대기로부터 서서히 첨가하였다. 첨가의 완료시, 그 다음 생성된 무색 슬러리를 30분 동안 또는 3의 완전한 소모가 GC에 의해 관찰될 때까지 주위 온도에서 교반하였다. 2 M HCl (375 mL)을, 내부 온도를 10℃ 미만으로 유지하면서 30분에 걸쳐 적하 깔대기로부터 첨가하였다. 그 다음 이러한 투명한 황색 용액에 500 mL의, Na2SO3의 1M 용액을 내부 온도를 10℃ 미만으로 유지하면서 적하 깔대기로부터 서서히 첨가하였다. 그 다음 생성된 현탁액을 여과하고 3 x 200 mL MTBE로 추출하였다. 농축 후 실리카겔 칼럼 크로마토그래피 (6:4 헥산:에틸 아세테이트)하여, 피나콜을 제거하여, 60.6 g의 생성물 4를 투명 오일 (90 wt %)로서 수득하였다.

실시예
3: 2-
펜트
-4-이닐-
시클로프로판올
(
rac
-화합물 5)의 제조
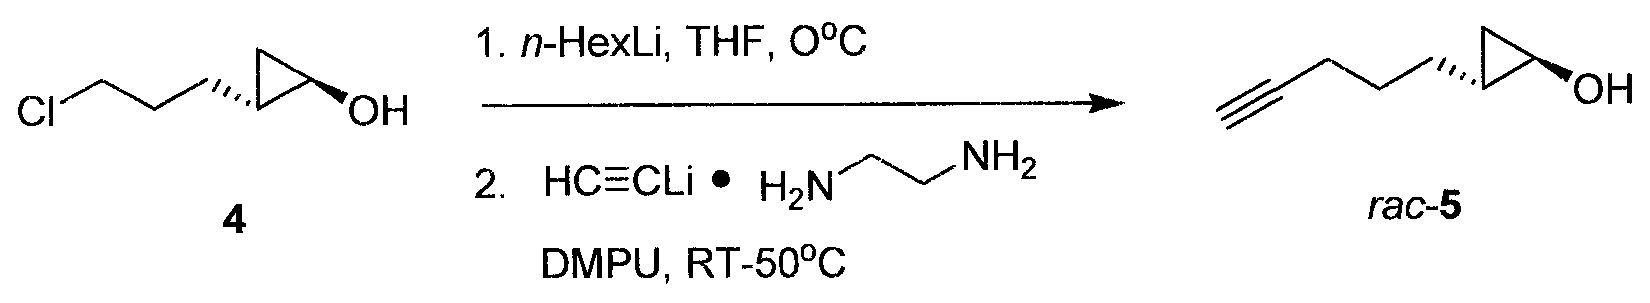
온도 프로브, N2 유입구, 및 격막(septum)이 장착된 2구 15 mL 플라스크에 1 g의 4 (7.28 mmol, 1.0 당량) 및 3.0 mL THF를 첨가하였다. 용액을 빙조를 사용하여 내부 온도 0℃로 냉각하였다. 이 용액에 2.95 mL의 33 wt% n-헥실리튬 (7.28 mmol, 1.0 당량)을 1시간에 걸쳐 시린지 펌프를 통해 서서히 첨가하였다. 내부 온도는 6.8℃로 상승하였고 용액은 황색이 되었다. 온도 프로브, N2 유입구, 및 격막이 장착된 분리 3구 100 mL 플라스크에서 0.82 g의 리튬 아세틸리드-에틸렌디아민 착물 (8.01 mmol, 1.1 당량)을 실온에서 5.0 mL의 DMPU 중에서 슬러리화하였다. 이러한 실온 슬러리에, 탈양성자화된 시클로프로판올의 냉 용액을 5분에 걸쳐 캐뉼라를 통해 옮겼다. 첨가 후, 갈색 혼합물을 3시간 동안 또는 98% 초과의 전환이 GC에 의해 관찰될 때까지 가열 맨틀을 사용하여 내부 온도 52℃로 가열하였다. 갈색 혼합물을 빙조를 사용하여 3℃로 냉각한 다음 빙조를 제거하여 동결을 방지하였다. 여기에 17.5 mL의 0.5 N HCl을 서서히 첨가하고 빙조를 적용하여 내부 온도를 21℃ 미만으로 유지하였다. 그 다음 혼합물을 10 mL MTBE 및 5 mL의 물로 희석한 후에 분별 깔대기에 옮기고 수성층을 제거하였다. 수성층을 15 mL MTBE로 1회 추출한 다음 합해진 유기층을 20 mL 물 이어서 20 mL 염수로 세척하였다. 그 다음 유기층을 진공중에 농축하여 1.27 g의 rac-5를 황색 오일 (72 wt%)로서 수득하였다.
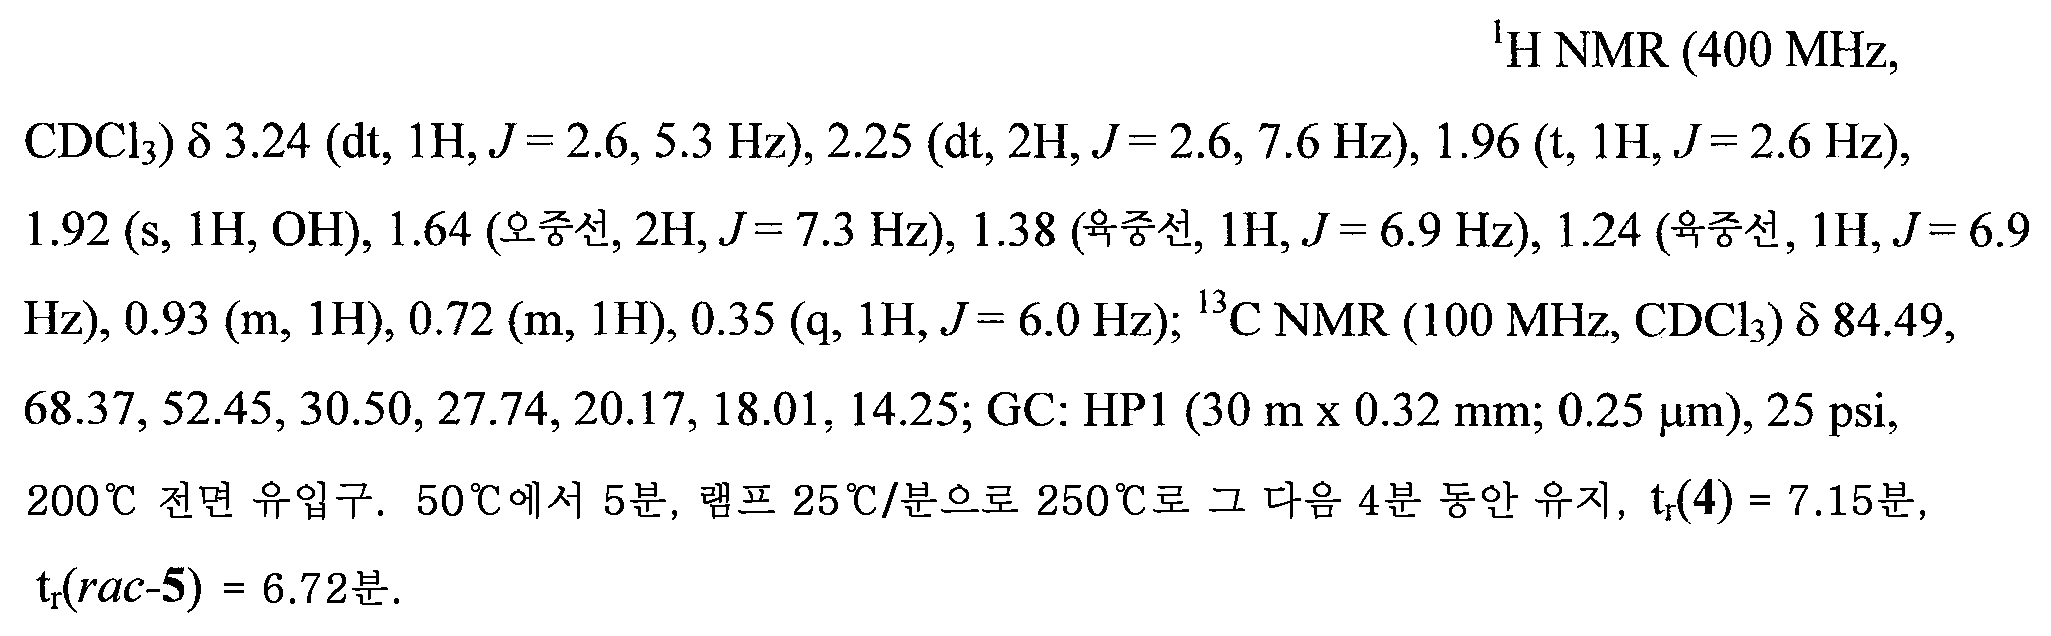
실시예
4: 아세트산
라세미
트랜스-2-
펜트
-4-이닐-
시클로프로필
에스테르 (
rac
-화합물 6)의 제조
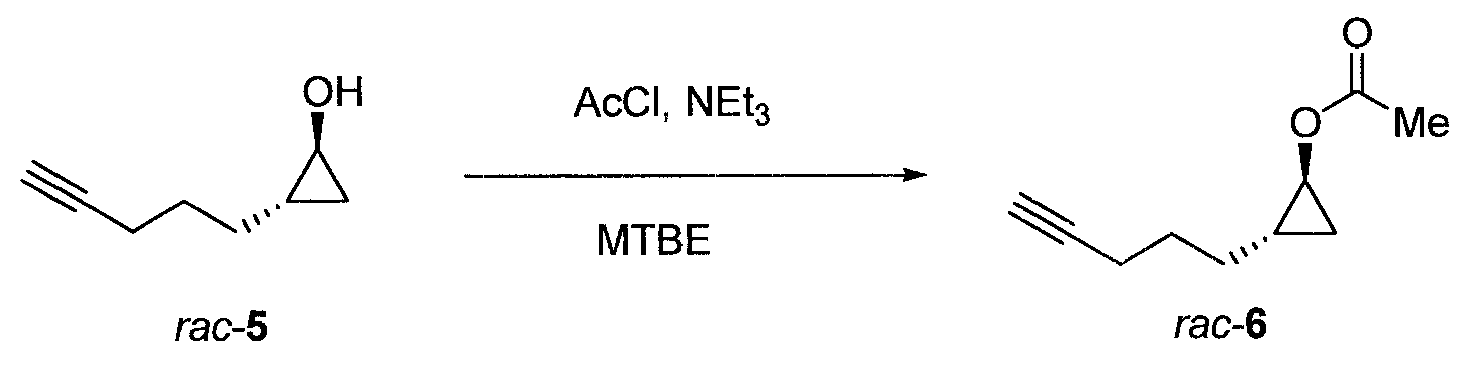
N2 하에 질소 유입구, 기계 교반기, 적하 깔대기 및 열전쌍이 장착된 5 L 플라스크에 31.2 g의 rac-5 (251 mmol, 1.0 당량), 350 mL의 MTBE 및 45.5 mL의 트리에틸아민 (327 mmol, 1.3 당량)을 첨가한 후에 아세톤/빙조 중에 용액을 내부 온도 < 5℃로 냉각하였다. 용액에 23.7 mL 아세틸 클로라이드 (301 mmol, 1.1 당량)를 내부 온도를 <10℃로 유지하면서 30분에 걸쳐 적하 깔대기로부터 첨가하였다. 그 다음 생성된 슬러리를 실온으로 가온하고 2시간 동안 숙성시켰다. 그 다음 반응 혼합물을 200 mL의 물로 희석하였다. 유기층을 200 mL의 2 N HCl 및 이어서 300 mL의 포화 NaHCO3로 세척한 후에 MgSO4 상에서 건조시켰다. 용매를 진공중에 제거하여 41.8 g의 rac-6을 수득하였다.

실시예
5: (1
R
, 2
R
)-2-
펜트
-4-이닐-
시클로프로판올
(
ent
-화합물-5)의 제조

오버헤드 교반기 및 온도 프로브가 장착된 1 L 플라스크에 MTBE (44.8 g, 0.27 mol) 중 rac-6의 60 wt% 용액 및 수성 0.1 M pH 7 인산염 완충제로 포화된 추가의 730 mL의 MTBE를 첨가하여, 60 g/l의 rac-6의 최종 용액 농도를 얻었다. 플라스크를 빙조에 위치시켜 가수분해 반응 전반에 걸쳐 내부 온도를 대략 10℃로 유지하였고, 이는 730 mg 노보짐 435를 첨가함으로써 개시되었다. 반응물을 전환이 41%에 도달할 때까지 대략 4시간 동안 10℃에서 숙성시키고, 이 시점에서 ent-5의 ee는 96%이었다. 그 다음 반응 혼합물을 150-ml 중간-세공 유리 필터 펀넬을 통해 여과하고 고체 부동화 효소를 80 ml MTBE로 3회 세척하였다. 그 다음 생성된 MTBE 용액을 헵탄으로 용매 교환하였다. 헵탄 중 혼합물 (39.2 kg, 대략 50 L)을 바이오타지 플래시(Biotage Flash) 400 L 카트리지 (40 x 60 cm, 40 kg 실리카겔, 60 옹스트롬, 40-63 um)에 적용하고 165 L의 2.5:97.5, 75 L의 10:90, 및 330 L의 25:75 EtOAc/헵탄 (v/v)으로 순차적으로 용리시켰다. 혼합물을 칼럼에 적용한 후, 18 L 분획을 취하였다. 알콜 ent-5의 풍부(rich) 절단 분획을 TLC (실리카, 20% EtOAc/헵탄)에 의해 위치시킨 다음 GC (HP-1, 30 m x 320 um x 0.25 um 필름, 9.14 psi 일정 He 압력, 15:1 분할, 5분 동안 50℃ 그 다음 275℃로 25도/분 및 5분 유지, 알콜의 RT 8.8분)에 의해 분석하였다. 분획 15 내지 21개를 농축하여 3.48 kg (80 wt%, 92% ee)의 목적 ent-5 (화합물 7)를 수득하였다.
GC: 레스텍 RT-Bdex SA (30 m x 0.25 mm x 0.25 ㎛), 60 cm/s 선 속도, 20:1 분할, 120℃ 등온선, tr(5) = 25.0, 29.6분, tr(6) = 17.1, 17.5분.
실시예
6: (S)-3,3-디메틸-2-((1R,2R)-2-
펜트
-4-이닐-
시클로프로폭시카르보닐아미
노)-부티르산 (화합물 8)의 제조
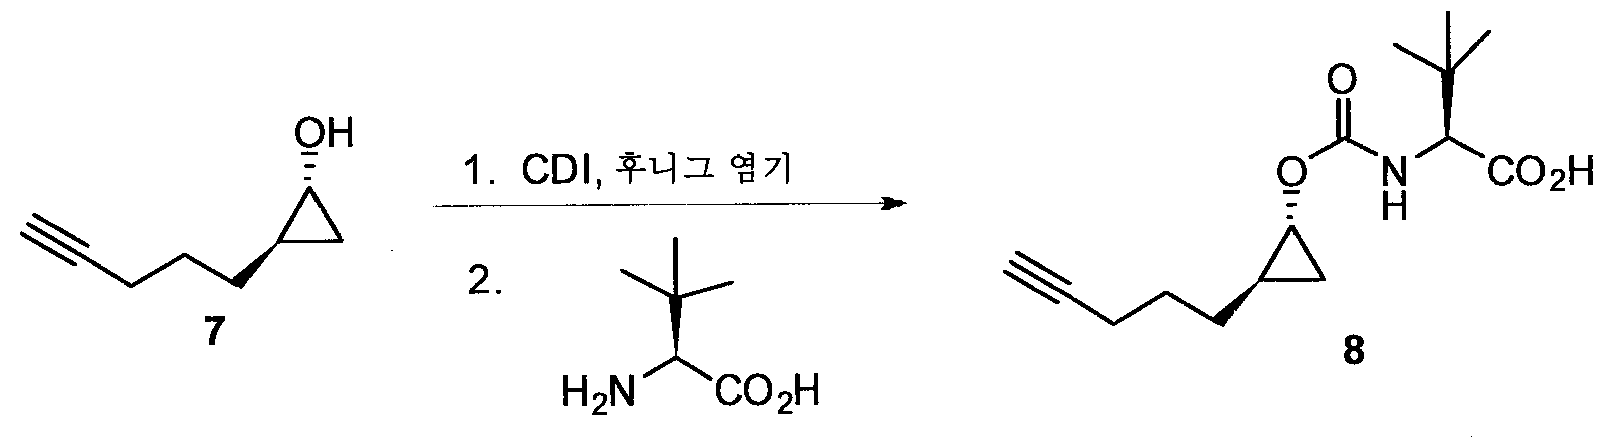
기계 교반기, 열전쌍 및 환류 냉각기가 장착된 50 L 환저 플라스크에 화합물 7 (3.477 kg, NMR에 의해 81 wt%, 92 % ee) 및 14.1 L (5 L/kg)의 후니그 염기를 첨가하였다. 생성된 균질 용액에 내부 온도를 21-25℃로 유지하면서 CDI를 고체로서 나누어 첨가하였다. 생성된 슬러리를 1시간 동안 실온에서 숙성시켰다. 슬러리에 L-tert-류신을 고체로서 첨가하고 반응 혼합물을 2.5시간 동안 내부 온도 95℃로 가열하였다. 반응 혼합물을 실온으로 냉각하고 17 L의 물로 희석하였다. 혼합물을 30분 동안 숙성시켜 모든 고체를 용해시킨 다음 100 L 원통형 추출기에 옮겼다. 그 다음 수성층을 12 L의 MTBE로 세척하였다. 수성층을 8 L의 MTBE로 세척하였다. 생성된 수성층을 진한 HCl을 사용하여 pH를 최종 pH 1.5-2.0으로 조정하였다. 2상 혼합물을 MTBE (2 X 12 L)로 추출하고 합해진 유기상을 6 L의 물 이어서 5 L의 염수로 세척하였다.
그 다음 MTBE 층을 진공을 통해 기계 교반기, 열전쌍, 및 배치 농축기(batch concentrator)가 장착된 50 L 환저 플라스크에 옮기고 증류 동안 배치의 내부 온도를 < 20℃로 유지하면서 용매를 감압하에 제거하였다. 그 다음 용매를 ~ 5 L의 CPME로 플러싱함으로써 시클로펜틸 메틸 에테르 (CPME)로 교환한 다음 최종 부피 ~ 20 L로 희석하였다. 이 물질을 추가 정제 없이 다음 반응에서 사용하였다.
분석 샘플을 무색 오일로서 실리카겔 크로마토그래피에 의해 수득하였다:
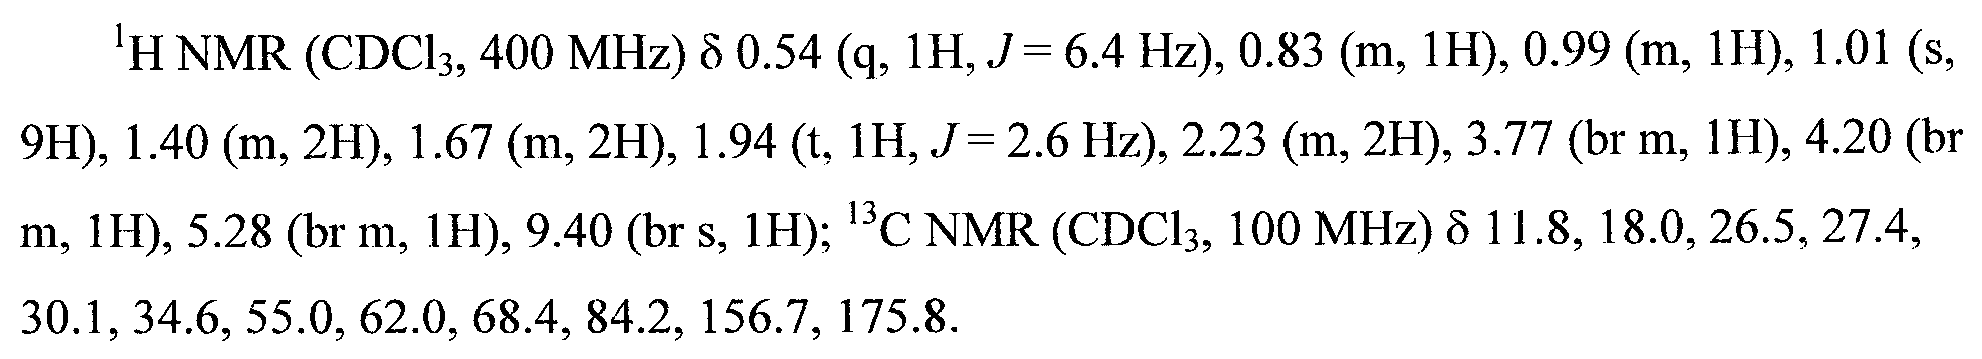
실시예
7: 6-
메톡시
-
퀴녹살린
-2,3-
디올
(화합물 10)의 제조
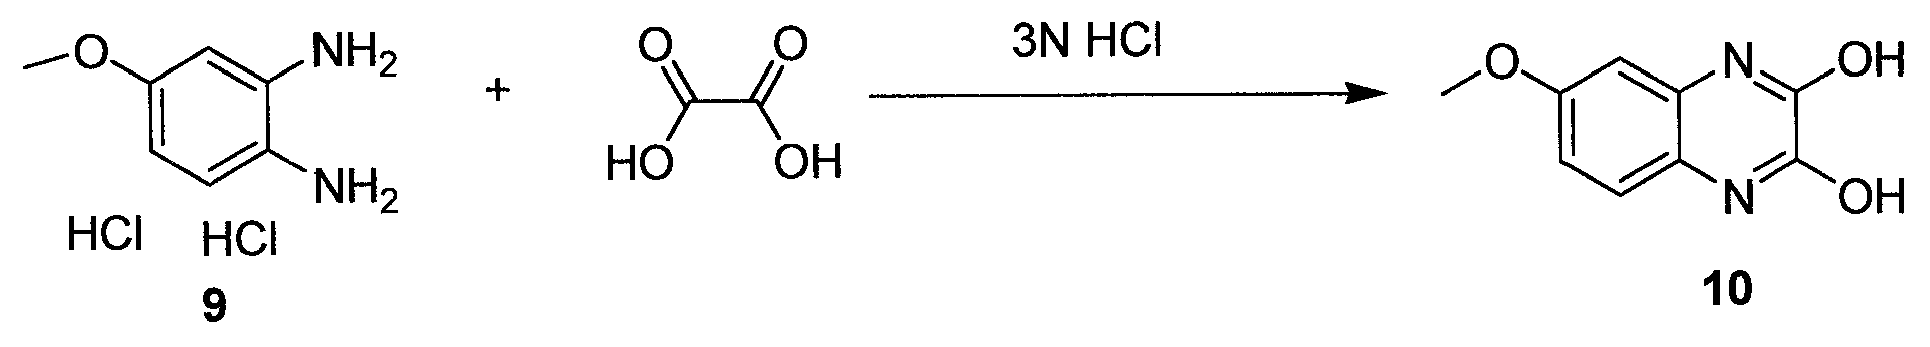
기계 교반기, 열전쌍 및 냉각기가 장착된 50 L 플라스크에 질소하에 4-메톡시-1,2-페닐렌디아민 디히드로클로라이드 염 (화합물 9) (2.65 kg, 98 wt%, 12.30 mol), 옥살산 (1.582 kg, 98 wt.%, 17.22 mol) 및 3 N HCl (수성) (17.8 L)을 첨가하였다. 회색 불균질 슬러리를 7.25 시간 동안 스팀을 사용하여 90℃로 가열하였다. 반응을 HPLC에 의해 모니터링하였다. 그 다음 생성된 회색 슬러리를 밤새 내부 온도 20℃로 냉각하였다. 슬러리를 여과하고, 물 (1.0-1.5 L/Kg)을 사용하여 옮겼다. 담회색 고체를 2 케이크(cake) 부피 물 (5.0-5.5 L/Kg)로 세척하였다. 고체를 24시간 동안 진공/N2 스윕(sweep)하에 건조시키고, 이때 고체는 여전히 매우 습윤 상태이다. 그 다음 생성물을 메탄올로 슬러리 세척하고, 진공 오븐 중 40-45℃에서 48시간에 걸쳐 건조시켜 화합물 10을 HPLC 검정에 의한 99.95% 순도의 회백색 생성물로서 수득하였다. NMR에 의하면 메탄올은 없었고 KF= 0.05 wt.% 물이었다.
HPLC 조건: 조르박스 이클립스 플러스(Zorbax Eclipse Plus) C18 50 x 4.6 mm, 1.8 um, 1.5 mL/분, 210 nm, 25℃, 용리액: 물 0.1% H3PO4 (A), 아세토니트릴 (B). 90% A 0분, 5% A 5분, 5% A 6분.
화합물 9 (디아민 HCl 염) 0.394분
화합물 10 1.55분 (때때로 2개의 피크)
실시예
8: 2,3-
디클로로
-6-
메톡시퀴녹살린
(화합물 11)의 제조

기계 교반기, 열전쌍 및 냉각기가 장착된 22 L 환저 플라스크에, 2,3-디클로로-6-메톡시퀴녹살론 화합물 10 (3.8 kg)을 첨가하였다. POCl3 (5.92 L, 99%)를 실온에서 서서히 충전하였다. 회색 슬러리를 20시간 동안 98℃로 가열하였다. 2-3 시간 후 슬러리는 회색에서 녹색, 그 다음 황색으로 변했고 최종적으로 균질한 적색으로 변했다. 슬러리가 POCl3 중에서 균질해짐에 따라, 상당한 양의 HCl 가스 배출(off-gassing)이 초래되었다. 암적색의 균질한 용액을 80℃ 미만으로 서서히 냉각하였다. 이 시점에서, 19 L의 아세토니트릴 (5.0 L/Kg)을 충전하고 이로써 담갈색 슬러리가 생성되었다. 반응물을 빙조에서 10-15℃로 냉각하고 100 L 원통형 용기 중 45.6 L의 냉수 (12.0 L/Kg)로 역(reverse) 켄칭하였다. 이러한 발열 켄칭을 27℃ 미만으로 유지하였다. MeCN (~ 4L)을 사용하여 슬러리를 옮겼다. 갈색 슬러리를 여과하고 5 L의 물을 사용하여 플라스크를 세척하였다. 고체를 1 케이크 부피의 물 (~5 L)로 세척하였다. 여액의 pH는 산성이었다. 그 다음 고체를 2 케이크 부피의 5% 탄산수소나트륨 (~20.00 L)으로 대체 세척하였다. pH는 8-9이었다. 슬러리 세척을 2 케이크 부피의 물 (총 20 L)로 수행하였다. pH는 변화하지 않았다. 고체를 감압 및 질소류(nitrogen flow)하에 72시간 동안 건조시켜 HPLC 검정에 의한 99.5% 순도의 황갈색(tan) 생성물 화합물 11을 수득하였고 KF= 0.5 wt.% 물이었다.
HPLC 조건: 조르박스 이클립스 플러스 C18 50 x 4.6 mm, 1.8 um, 1.5 mL/분, 210 nm, 25℃; 용리액: 물 0.1% H3PO4 (A), 아세토니트릴 (B). 90% A 0분, 5% A 5분, 5% A 6분.
화합물 10 1.55분 (때때로 2개의 피크)
화합물 11 4.55분
분석 샘플을 실리카겔 크로마토그래피에 의해 그리고 무색 발포체로서 수득하였다:

실시예
9: (2S,4R)-4-(3-
클로로
-7-
메톡시퀴녹살린
-2-
일옥시
)-2-(
메톡시카르보닐
)
피
롤리디늄
메탄술포네이트
(14)의 제조

주위 온도에서 DMAc (500 ml, KF < 150) 중 2,3-디클로로퀴녹살린 11 (100 g, 0.437 mol) 및 N-Boc-4-트랜스-히드록시-L-프롤린 메틸 에스테르 (12, 118 g, 0.48 mol)의 슬러리에 DBU (86 g, 0.568 mol)를 첨가하였다. 슬러리를 ~35시간 동안 40-45℃에서 교반하였다. 그 다음 배치를 15℃로 냉각하였다. 에틸 아세테이트 (1.2 L) 이어서 시트르산 (10%, 504 mL, 162 mmol)을 내부 온도가 < 25℃로 유지되는 동안 첨가하였다. 유기상을 10% 시트르산 (200 mL) 및 물 (200 mL)의 용액 이어서 물 (400 mL x 2)로 세척하였다. 유기상을 공비 건조시키고 최종 부피 ~880 mL에서 MeCN으로 용매 교환하였다. MeSO3H (36 mL, 0.555 mol)를 첨가하고 반응 혼합물을 ~16시간 동안 40℃에서 숙성시켰다. 반응 슬러리에 35℃에서 2시간에 걸쳐 MTBE (1.05 L)를 적가하였다. 그 다음, 배치를 0-5℃로 추가로 냉각하고 2-3시간 동안 숙성시킨 후 여과하였다. 습윤 케이크를 MTBE 중 30% MeCN으로 대체 세척하고 (600 mL x 2), 40℃에서 진공 오븐 건조시켜 생성물 14를 수득하였다.
HPLC 조건: 하이퍼실 골드(Hypersil Gold) PFP 칼럼, 150 x 4.6 mm, 3.0 um; 칼럼 온도 40℃; 유량 1.8 mL/분; 및 파장 215 nm.

실시예
10: (S)-2-(((1R,2R)-2-(5-(6-
메톡시
-3-((3R,5S)-5-(
메톡시카르보닐
)
피롤리딘
-3-
일옥시
)
퀴녹살린
-2-일)
펜트
-4-
이닐
)
시클로프로폭시
)
카르보닐아미노
)-3,3-
디메틸부탄산
(16) 및
알킨
마크로시클릭
에스테르 (17)의 제조
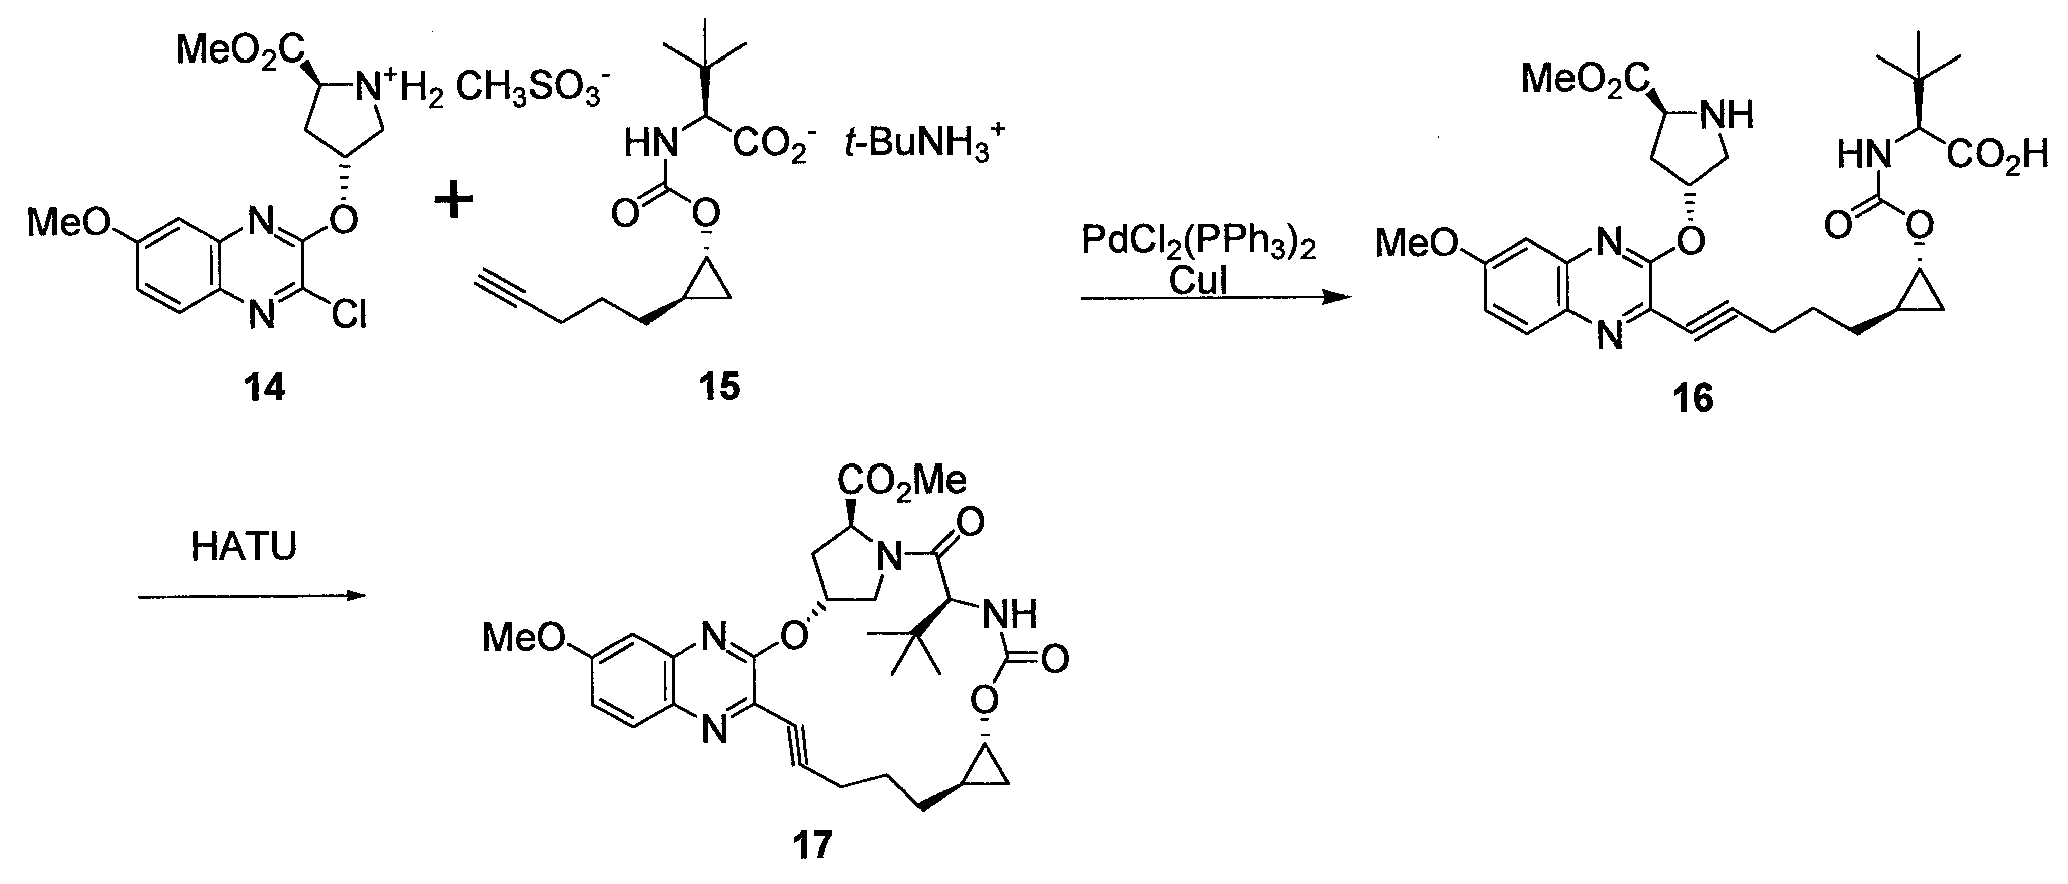
3구 플라스크에 아이오딘화구리(I) (0.219 g, 1.152 mmol), 클로로퀴녹살린 MsOH 염 14 (50 g, 115 mmol), 알킨산 TBA 염 15 (49.3 g, 121 mmol), 및 비스(트리페닐포스핀)팔라듐(II) 디클로라이드 (0.404 g, 0.573 mmol)를 첨가하였다. 플라스크를 N2로 진공 탈기하였다. MeOH (500 ml)를 첨가하고 반응 혼합물을 N2로 다시 진공 탈기하였다. 트리에틸아민 (32.1 ml, 230 mmol)을 첨가하였다. 반응 용액을 3-5 시간 동안 35℃에서 숙성시켰다. 그 다음 배치를 진공중에 ~100 mL의 부피로 농축하였다. THF (250 mL) 및 EtOAc (250 mL)를 첨가하였다. 반응 혼합물을 5℃ 미만으로 냉각하였다. 반응 용액이 pH ~2로 조정될 때까지 HCl 용액 (1 N, ~180 mL)을 5℃ 미만에서 서서히 첨가하였다. NaCl 수용액 (10%, 350 mL)을 첨가하였다. 분리된 수성상을 THF (250 mL) 및 EtOAc (250 mL)의 용액으로 역추출(back-extract)하였다. 합해진 유기상을 10% NaCl 수용액 (500 mL)으로 세척하였다. 용액의 KF가 500 ppm 미만이 될 때까지 유기상을 20℃ 미만에서 THF와 진공중에 공비 농축하였다. 그 다음, 반응 용매를 20℃ 미만에서 진공중에 DMAc (650 mL)로 교환하였다.
주위 온도에서 DMAc (650 mL) 중 HATU (55.1 g, 145 mmol)의 용액을 N2로 진공 탈기하였다. 그 다음 용액을 0℃로 냉각하고 DIPEA (58.5 mL, 335 mmol)를 0-5℃ 미만에서 적가하였다. 그 다음, DMAc 중 알킨 퀴녹살린산 16 (65 g 검정(assay), 112 mmol)의 상기 용액을 내부 온도를 0℃로 유지하면서 10시간에 걸쳐 적가하였다. 첨가 후, 배치를 추가의 2시간 동안 0℃에서 교반하였다. EtOAc (750 mL)를 5℃ 미만에서 첨가하였다. 10% NaCl 수용액 (400 mL), 물 (125 mL) 및 1 N HCl 용액 (100 mL)의 용액을 배치 온도를 5℃ 미만으로 유지하면서 서서히 첨가하였다. 그 다음 용액을 1 N HCl (~25 mL)을 사용하여 pH = 2로 조정하였다. 분리된 수성상을 EtOAc (500 mL)로 역추출하였다. 합해진 유기상을 10% NaCl 수용액 (500 mL)으로 세척하였다. 10% NaCl 수용액 (500 mL)을 합해진 유기상에 첨가한 후, 혼합 용액을 0-5℃로 냉각하였다. 1 N NaOH 수용액 (~25 mL)을 첨가하여 pH = ~7로 조정하였다. 분리된 유기상을 셀라이트를 통해 여과하고 최종 부피 300 mL에서 IPA로 용매 교환하였다. 아세트산 (5.0 mL)을 첨가한 다음, 배치를 30분 동안 환류로 가열하였다. 슬러리를 60℃로 냉각하고 물 (250 mL)을 1시간에 걸쳐 적가하였다. 첨가 후, 배치를 추가의 30분 동안 숙성시킨 후에 약 2시간 내에 주위 온도로 서서히 냉각하였다. 적어도 1시간 숙성시킨 후, 배치를 여과하였다. 습윤 케이크를 50% 수성 IPA (100 mL)로 대체 세척하였다. 주위 온도에서 흡입 건조시켜 56 g의 마크로시클릭 알킨 에스테르 17을 수득하였다.

IPC HPLC 조건: 아센티스 익스프레스(Ascentis Express) C18 칼럼, 100 x 4.6 mm, 2.7 마이크로미터; 칼럼 온도 40℃; 유량 1.8 mL/분; 및 파장 215 nm.
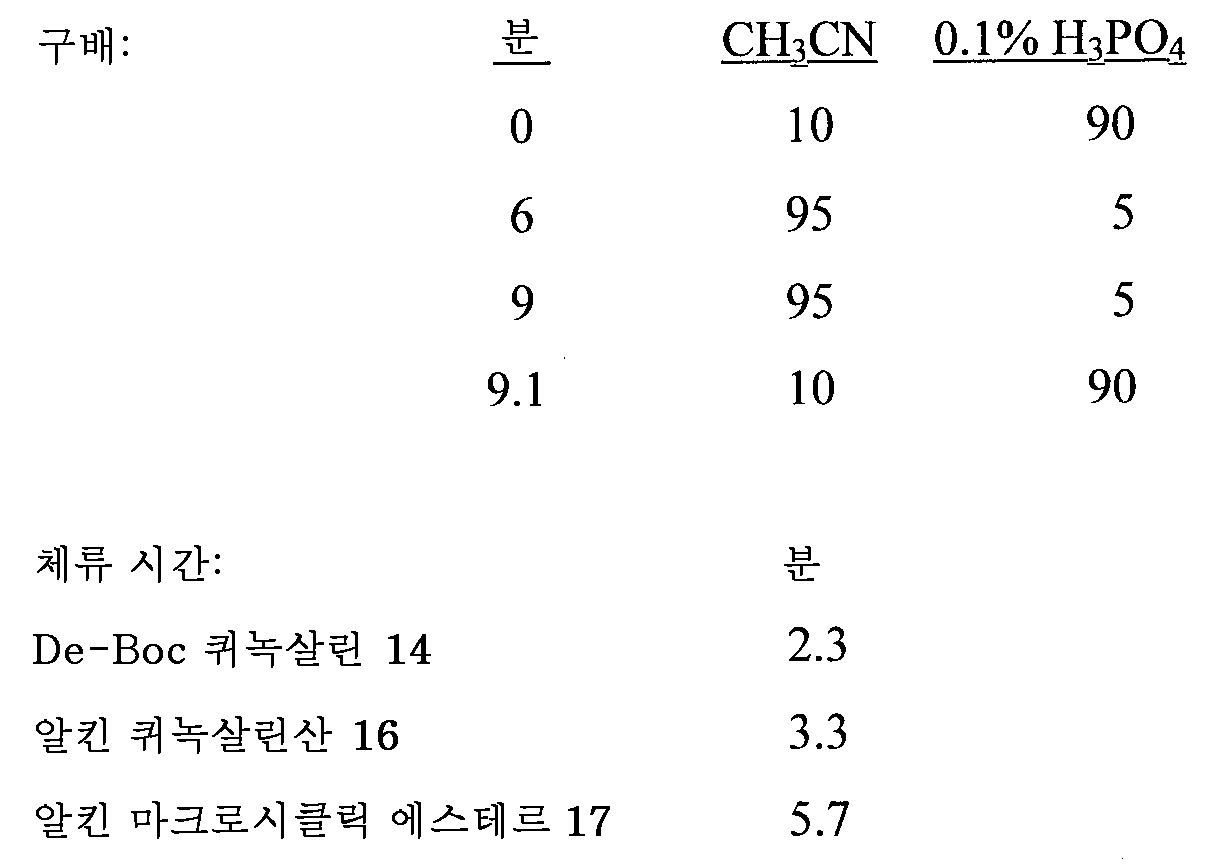
실시예
11:
마크로시클릭
에스테르 18의 제조
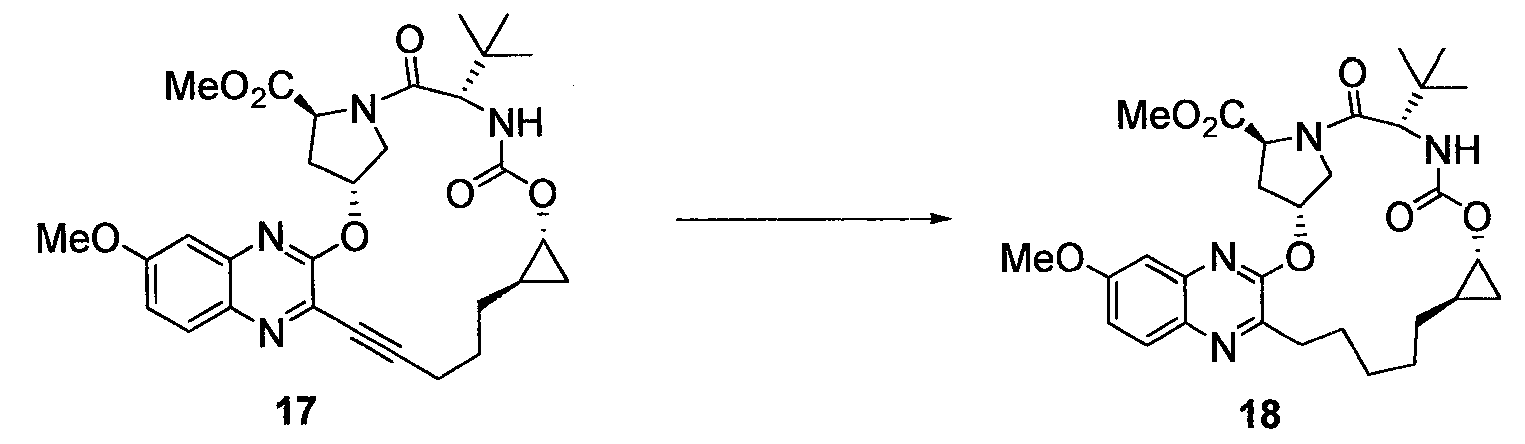
THF (100 mL) 중 알킨 마크로시클릭 에스테르 17 (10.0 g, 17.71 mmol) 및 5% Pd/C 50% 습윤 (3.5 g, 0.822 mmol)의 혼합물을 적어도 10시간 동안 40 psig의 수소하에 주위 온도에서 수소화시켰다. 반응 완료시, 배치를 셀라이트를 통해 여과하고 여과된 촉매를 THF (100 mL)로 세척하였다. 합해진 여액을 최종 부피 ~50 mL에서 진공중 IPA로 용매 교환하였다. 슬러리를 약 1시간 동안 환류로 가열하였다. 그 다음 배치를 50℃로 냉각하고 물 (30 mL)을 1시간에 걸쳐 적가하였다. 배치를 2시간에 걸쳐 0℃ 미만으로 서서히 냉각하고 추가의 1시간 동안 0℃에서 교반한 후에 여과하였다. 습윤 케이크를 물 (17.5 mL) 중 57% IPA의 냉 용액 (0-5℃)으로 세척하였다. 주위 온도에서 흡입 건조시켜 8.5 g의 목적 마크로시클릭 에스테르 18을 수득하였다.
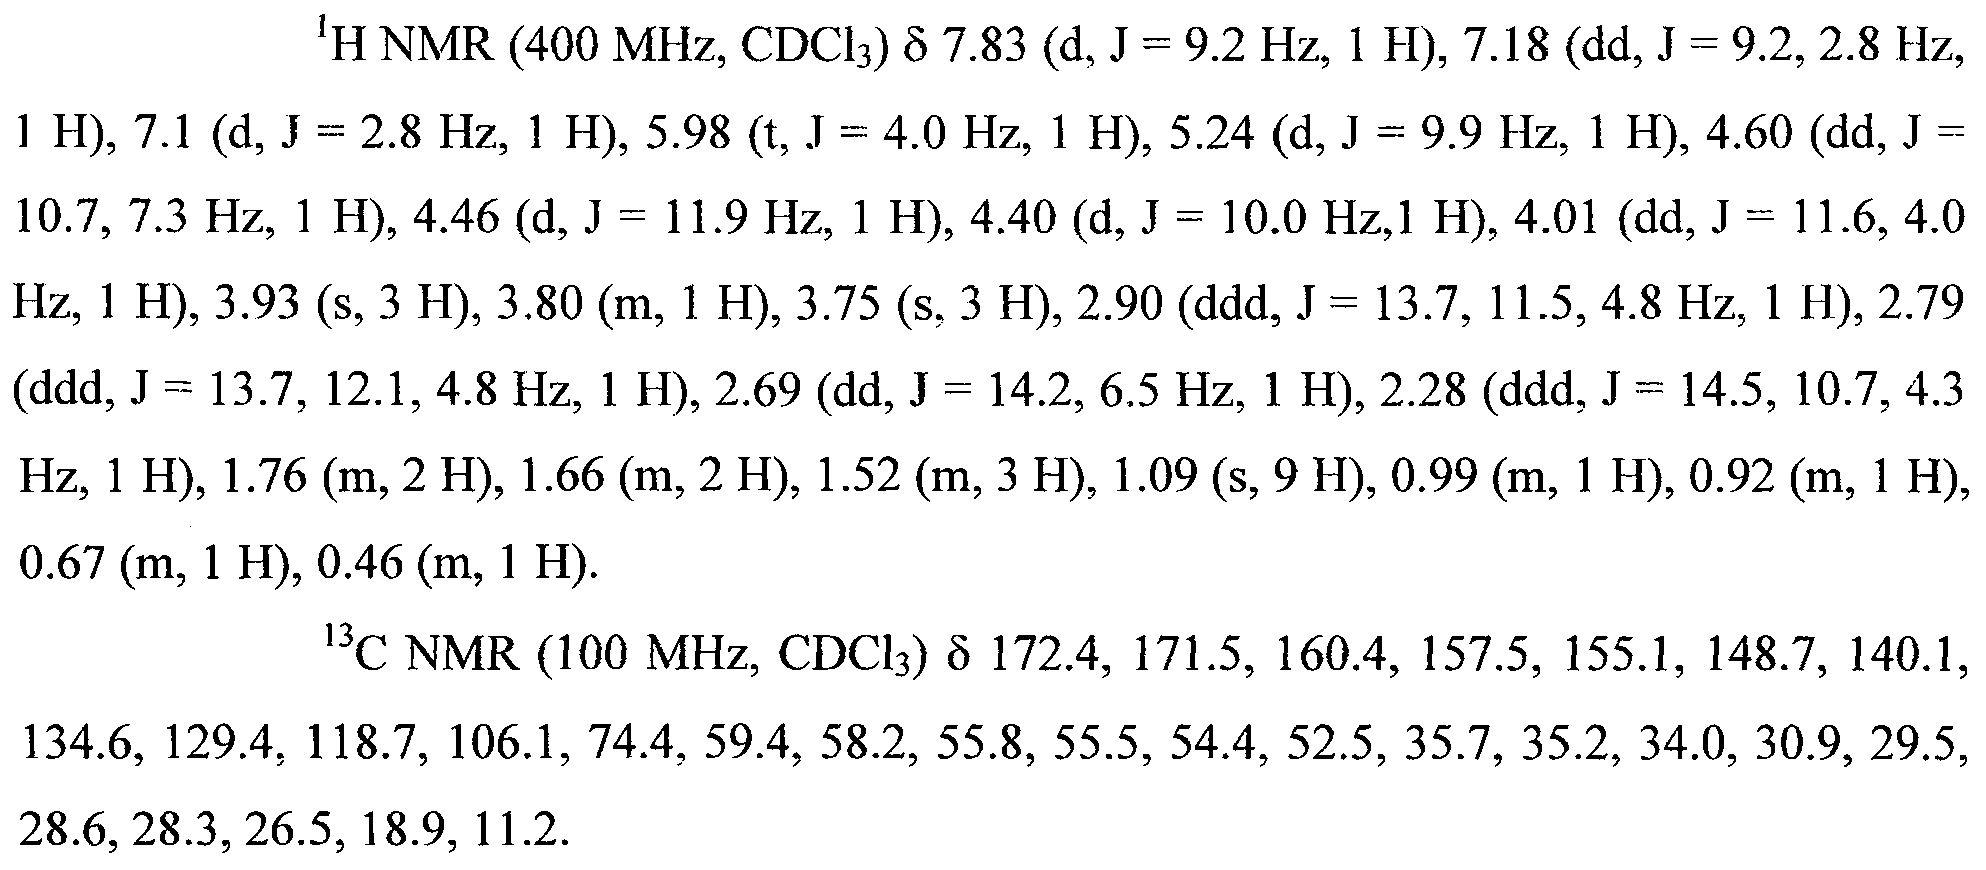
IPC HPLC 조건: 아센티스 익스프레스 C18 칼럼, 100 x 4.6 mm, 2.7 마이크로미터; 칼럼 온도 40℃; 유량 1.8 mL/분; 및 파장 215 nm.

실시예
12:
마크로시클릭산
(19)의 제조
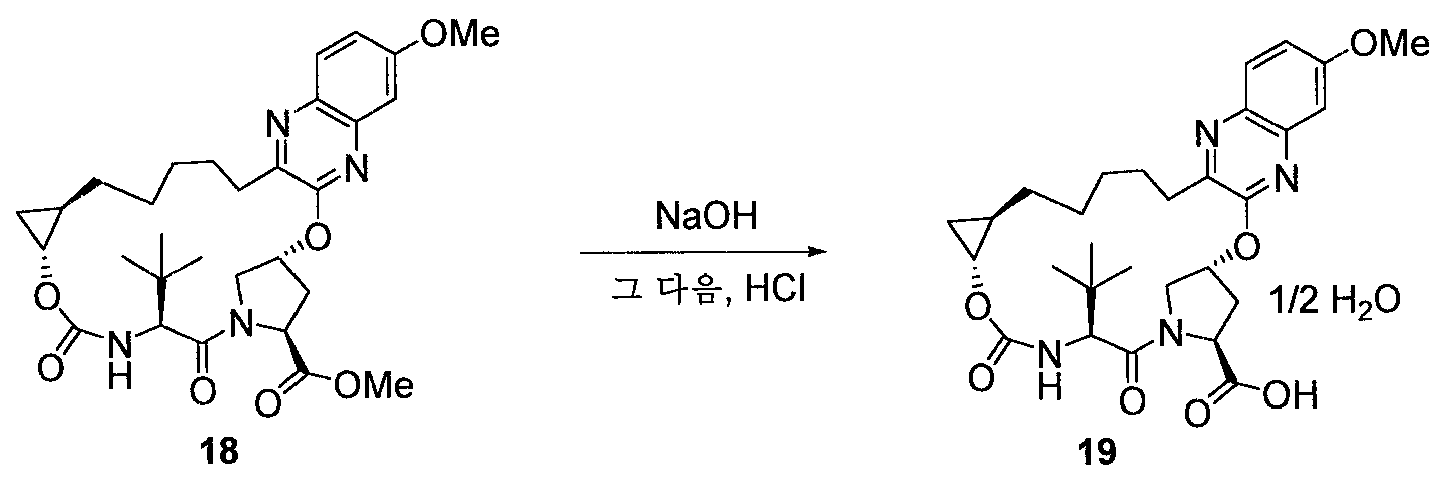
주위 온도에서 MeOH (720 mL) 중 마크로시클릭 에스테르 18 (90 g, 158.3 mmol)의 슬러리에 2 M NaOH (237.4 mL, 475 mmol)를 적가하였다. 반응 혼합물을 2-3 시간 동안 50℃에서 숙성시켰다. 반응 용액을 35-40℃로 냉각하고 50% 수성 MeOH (70 mL) 중 5 N HCl을 적가하였다. 배치를 유리 산 반수화물 19 (~100 mg)로 시딩하고 40℃에서 30분 내지 1시간 동안 숙성시켰다. 50% 수성 MeOH (30 mL) 중 추가의 5 N HCl을 40℃에서 2-4 시간에 걸쳐 적가하였다. 슬러리를 추가의 1시간 동안 숙성시킨 후에 주위 온도로 냉각하였다. 슬러리를 추가의 1시간 동안 숙성시킨 후에 여과하였다. 습윤 케이크를 물 중 65% MeOH (3x 270 mL, 대체 세척, 슬러리 세척 및 대체 세척)로 세척하였다. 주위 온도에서 흡입 건조 또는 60-80℃에서 건조 N2 스윕으로 진공 오븐 건조시켜 85.6 g의 마크로시클릭산 반수화물 19를 회백색 고체로서 수득하였다.
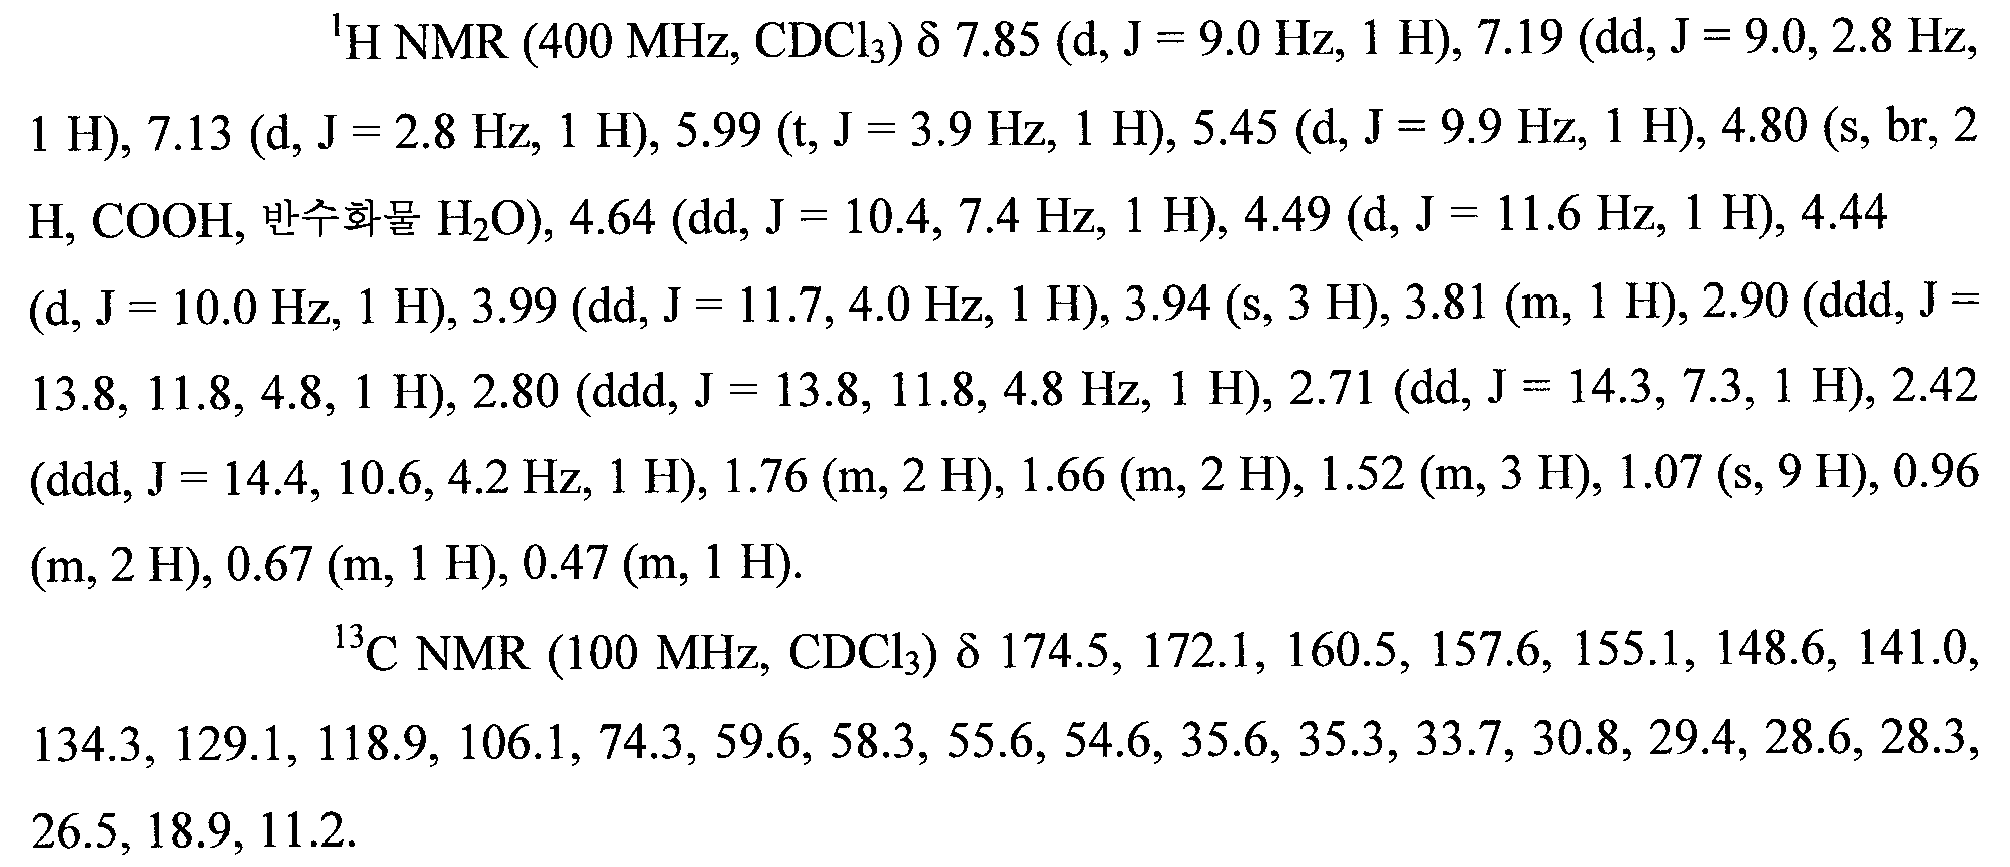
IPC HPLC 조건: 하이퍼실 골드 PFP 칼럼, 150 x 4.6 mm, 3.0 ㎛, 칼럼 온도 40℃; 유량 1.8 mL/분; 및 파장 215 nm

실시예
13: 화합물 A의 제조
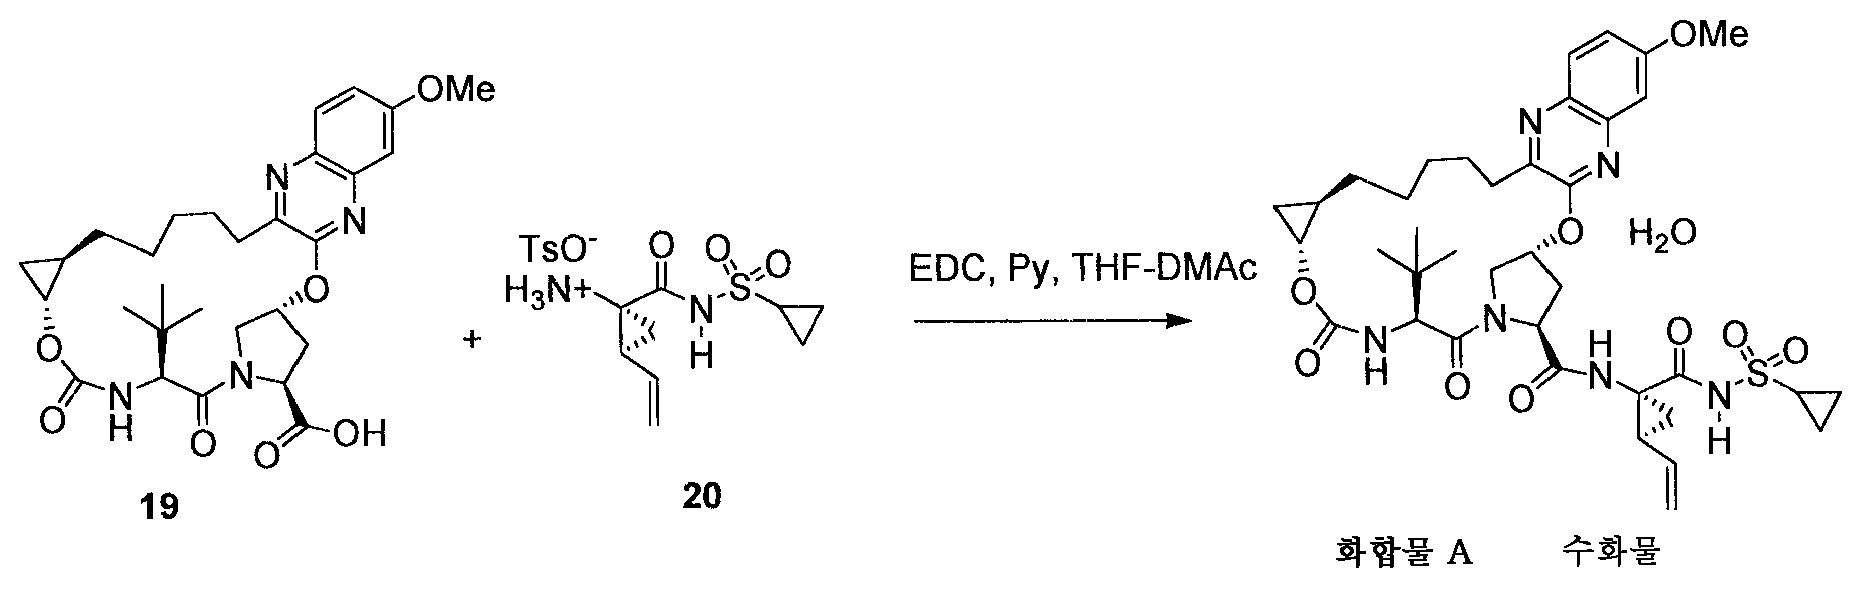
마크로시클릭산 반수화물 19 (10.16 g, 18.03 mmol)를 THF (50 - 90 mL)에 용해시켰다. 용액을 최종 부피 100 mL에서 공비 건조시켰다. 술폰아미드 pTSA 염 20 (7.98 g, 1.983 mmol) 이어서 DMAc (15 mL)를 주위 온도에서 첨가하였다. 배치를 0-10℃로 냉각하고 피리딘 (10 mL)을 적가하였다. 그 다음, EDC HCl (4.49 g, 23.44 mmol)을 0-10℃에서 나누어 또는 한 번에 첨가하였다. 반응 혼합물을 1시간 동안 0-10℃에서 숙성시킨 다음, 2-4시간 동안 15-20℃로 가온하였다. MeOAc (100 mL) 이어서 물 (50 mL) 중 5% NaCl 중 15wt% 시트르산을, 외부 냉각과 함께 내부 온도를 < 25℃로 유지하면서 첨가하였다. 분리된 유기상을 물 (50 mL) 중 5% NaCl 중 15wt% 시트르산 이어서 5% NaCl (50 mL)로 세척하였다. 유기상을 최종 부피 ~80 mL에서 아세톤으로 용매 교환하였다. 물 (10 mL)을 35-40℃에서 적가하였다. 배치를 화합물 A 일수화물 형태 III (~10 mg)으로 시딩하고 35-40℃에서 0.5-1 시간 동안 숙성시켰다. 추가의 물 (22 mL)을 35-40℃에서 2-4 시간에 걸쳐 적가하였다. 슬러리를 2-4시간 동안 20℃에서 숙성시킨 후에 여과하였다. 습윤 케이크를 물 중 60% 아세톤 (40 mL x 2)으로 대체 세척하였다. 주위 온도에서 흡입 건조시켜 화합물 A 일수화물 형태 III을 백색 고체로서 수득하였다.

HPLC 조건: 아센티스 익스프레스 칼럼, 10 cm x 4.6 mm x 2.7 ㎛; 칼럼 온도 40℃; 유량 1.8 mL/분; 및 파장 215 nm

실시예
14: 화합물 A 제조를 위한 대안적인 절차

오버헤드 교반기가 장착된 50 L 플라스크에 마크로시클릭산 19 (1.06 kg 조, 1.00 당량), 아민-pTSA (862 g 조, 1.12 당량) 및 MeCN 7.42 L를 19℃에서 첨가하였다. 슬러리를 수조에서 냉각하고, 피리딘 (2.12 L, 13.8 당량)을 첨가하고, 15분 숙성시킨 다음, EDC (586 g, 1.60 당량)를 한 번에 첨가하고, 1.5시간 숙성시키고 그 동안 이는 투명한 균질 용액으로 변했다.
용액을 수조에서 냉각한 다음, 2 N HCl (1.7 L)로 켄칭하고, 시딩하고 (9.2 g), 15분 동안 숙성시키고, 수성 HCl의 나머지를 2.5시간에 걸쳐 첨가하였다. 황색 슬러리가 형성되었다. 슬러리를 실온에서 밤새 숙성시키고, 여과하고, MeCN/물 (1:1 v/v) 8 L로 세척하여, 화합물 A (수화물 II)를 수득하였다.
화합물 A를 실온에서 아세톤 4 L에 용해시키고, 여과하고, 오버헤드 교반기를 갖춘 12 L RBF에 옮겼고, 추가의 아세톤 1 L로 세정하고, 50℃로 가열하고, 물 0.9 L를 첨가하고, 10 g 시딩하고, 15분 숙성시킨 다음, 2.5시간에 걸쳐 물 0.8 L를 첨가하고, 2.5시간에 걸쳐 추가의 물 3.3v를 첨가하고, 가열을 중지하고, 실온으로 냉각하고, 실온에서 밤새 숙성시키고, 여과하고, 물/아세톤 (1:1 v/v) 4 L로 세척하고, 진공하에 공기 건조시켰다. 화합물 A 수화물 III, 670 g을 회백색 고체로서 수득하였다.
실시예
15:
마크로시클릭
에스테르 (18)의 대안적인 제조

3구 플라스크에 아이오딘화구리(I) (0.020 g, 0.104 mmol), 클로로퀴녹살린 MsOH 염 14 (4.5 g, 10.5 mmol), 알킨산 TBA 염 15 (4.4 g, 10.9 mmol), 및 비스(트리페닐포스핀)팔라듐(II) 디클로라이드 (0.036 g, 0.052 mmol)를 첨가하였다. 플라스크를 N2로 진공 탈기하였다. MeOH (45 ml)를 첨가하고 반응 혼합물을 N2로 다시 진공 탈기하였다. 트리에틸아민 (2.89 ml, 20.7 mmol)을 첨가하였다. 반응 용액을 3-5 시간 동안 35℃에서 숙성시켰다. 그 다음 배치를 진공중에 ~9 mL의 부피로 농축하였다. THF (23 mL) 및 EtOAc (23 mL)를 첨가하였다. 반응 혼합물을 5℃ 미만으로 냉각하였다. 반응 용액이 pH ~2로 조정될 때까지 HCl 용액 (1 N, ~16 mL)을 5℃ 미만으로 서서히 첨가하였다. NaCl 수용액 (10%, 32 mL)을 첨가하였다. 분리된 수성상을 THF (23 mL) 및 EtOAc (23 mL)의 용액으로 역추출하였다. 합해진 유기상을 10% NaCl 수용액 (45 mL)으로 세척하였다. 용매를 20℃ 미만에서 진공중에 MeOH (75 mL)로 교환하였다.
반응 혼합물에 DARCO KB-B (1.0 g)를 첨가하고, 생성된 현탁액을 1시간 동안 20℃에서 교반한 후 셀라이트를 통해 여과하였다. 습윤 케이크를 MeOH (25 mL)로 세척하였다. 합해진 여액을 적어도 5시간 동안 주위 온도에서 수소 1 기압 하에 펄먼 촉매(Pearlman's catalyst) (1.2 g, 탄소상 20% Pd(OH)2, 50% 습윤)의 존재하에 수소화시켰다. 반응 완료후, 현탁액을 셀라이트를 통해 여과하고 산 21 함유 여액을 DMAc (65 mL)로 용매 교환하였다.
주위 온도에서 DMAc (65 mL) 중 HATU (5.05 g, 13.3 mmol)의 용액을 N2로 진공 탈기하였다. 용액을 0℃로 냉각하고 DIPEA (5.4 mL, 30.9 mmol)를 0-5℃에서 적가하였다. 그 다음, DMAc 중 산 21 (5.98 g 검정, 10.2 mmol)의 상기 용액을 내부 온도를 0℃로 유지하면서 10시간에 걸쳐 적가하였다. 첨가 후, 배치를 추가의 2시간 동안 0℃에서 교반하여 마크로시클릭 에스테르 18을 수득하였다. 마크로시클릭 에스테르 18의 후처리 절차 및 단리는 실시예 11에 기재된 바와 동일하였다.
실시예
16: 화합물 19 특성화
화합물 19를 X-선 회절 및 고체 상태 탄소-13 핵 자기 공명 (NMR) 스펙트럼을 비롯한, 각양각색의 방법을 사용하여 특성화하였다. X-선 분말 회절 패턴을 PW3040/60 콘솔을 갖춘 필립스 어낼리티컬 엑스퍼트(Philips Analytical X'Pert) PRO X-선 회절 시스템 상에서 발생시켰다. PW3373/00 세라믹 Cu LEF X-선 관 K-알파 방사선을 공급원으로서 사용하였다.
탄소-13 스펙트럼을 각각 브루커(Bruker) 4 mm HXY 삼중 공명 CPMAS, 및 브루커 4 mm H/FX 이중 공명 CPMAS 프로브를 사용하여 기록하였다. 샘플을 13 kHz에서 매직-앵글 스피닝(magic-angle spinning: MAS)하면서, 탄소-13 스펙트럼을 양성자/탄소-13 가변-증폭 간섭 편파(variable-amplitude cross-polarization: VACP)를 이용하여 접촉 시간 3 ms, 및 펄스 지연 3 s로 수집하였다. 30 Hz의 선 폭확대를 탄소-13 스펙트럼에 적용한 후에 푸리에 변환(Fourier Transformation)시켰다. 화학 이동을 제2 참조 물질로서 글리신의 카르보닐 탄소 (176.7 ppm)를 사용하여 TMS 스케일 상에서 보고하였다.
도 1은 결정질 화합물 19 수화물 I의 특징적 X-선 회절 패턴을 제공한다. 수화물은 하기 d-간격에 상응하는 특징적 반사를 나타냈다:
<표 7>
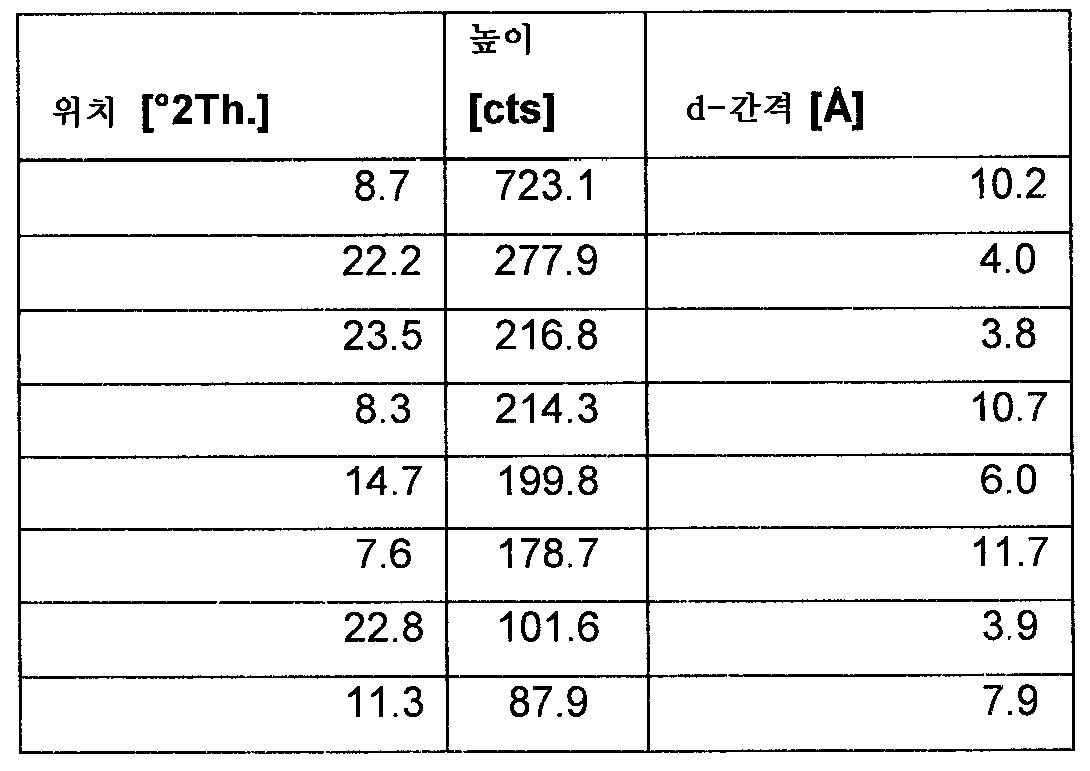
도 2는 화합물 19 수화물 I에 관한 고체 상태 탄소-13 CPMAS NMR 스펙트럼을 도시한다. 수화물 I에 관한 특징적 피크는 174.7, 172.0, 161.4, 156.8, 156.3, 149.5, 142.1, 133.9, 128.2, 121.3, 105.0, 76.9, 60.7, 57.5, 55.1, 53.5, 35.8, 34.7, 33.4, 32.4, 29.5, 27.8, 24.0, 및 20.2 ppm에서 관찰되었다.
실시예
18: 화합물 14
메틸술폰산
,
MeCN
용매화물 특성화
화합물 18 메틸술폰산 염의 MeCN 용매화물을 X-선 회절에 의해 특성화하였다. 결과는 도 3에 도시되어 있다. 특징적 피크는 표 8에 제공되어 있다.
X-선 분말 회절 패턴을 PW3040/60 콘솔을 갖춘 필립스 어낼리티컬 엑스퍼트 PRO X-선 회절 시스템 상에서 발생시켰다. PW3373/00 세라믹 Cu LEF X-선 관 K-알파 방사선을 공급원으로서 사용하였다.
<표 8>
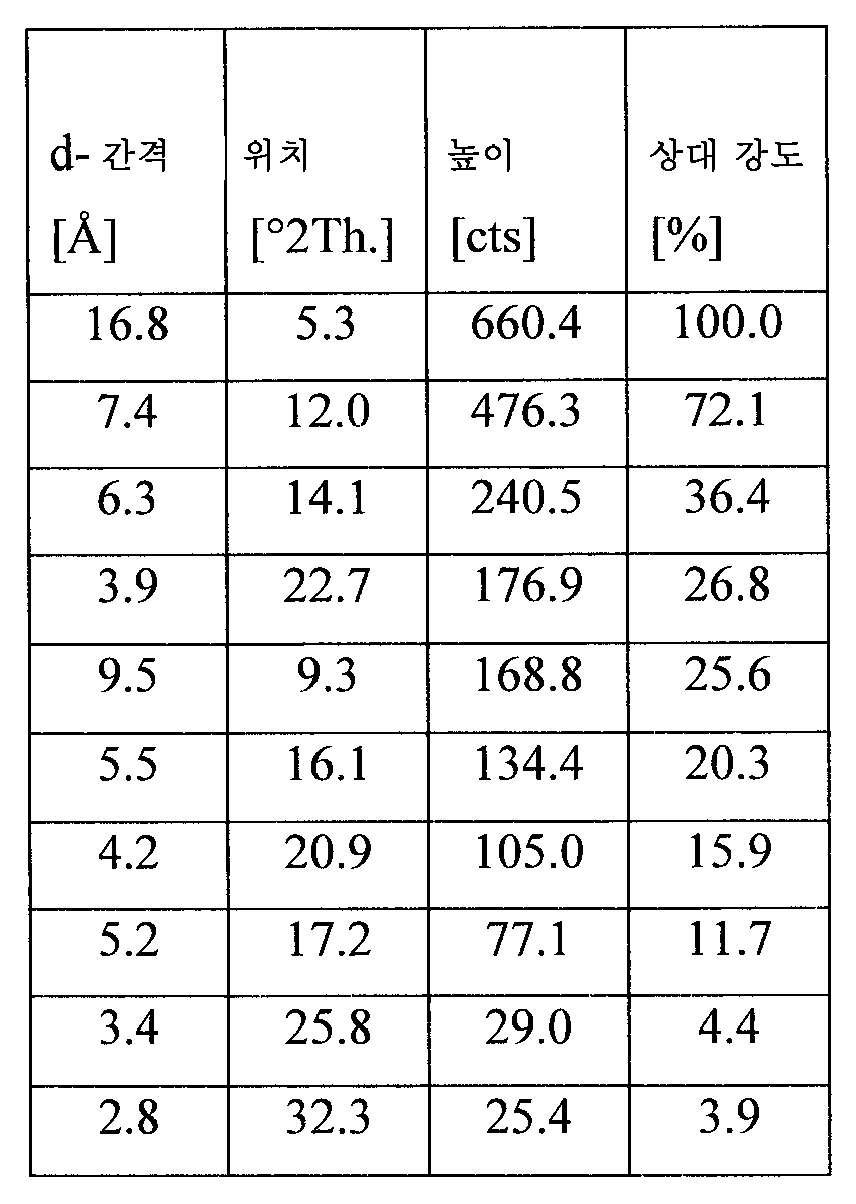
본 출원을 통해 기재된 참조 문헌 중 어떤 것도 청구된 발명의 선행 기술로서 인정되는 것은 아니다.
Claims (13)
- 또는 그의 염을,
 또는 그의 염에 커플링시키는 단계를 포함하고, 여기서 커플링은 커플링 시약 및 피리딘 또는 피리딘 유도체의 사용을 포함하는 것인, 하기 화합물 A 또는 그의 염의 제조 방법.
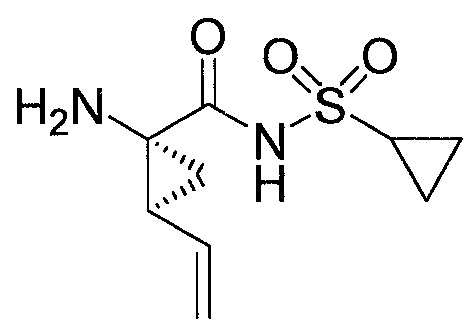
<화합물 A>

- 제1항에 있어서, 상기 커플링제가 EDC이고, 적어도 10 당량의 피리딘 및 아세토니트릴의 사용을 포함하는 방법.
- 제1항에 있어서, 상기 커플링제가 EDC이고, THF-DMAc 또는 THF 및 -10℃ 내지 50℃의 온도 범위의 사용을 포함하는 방법.
- 하기 화학식 I의 구조를 갖는 화합물 또는 그의 염:
<화학식 I>
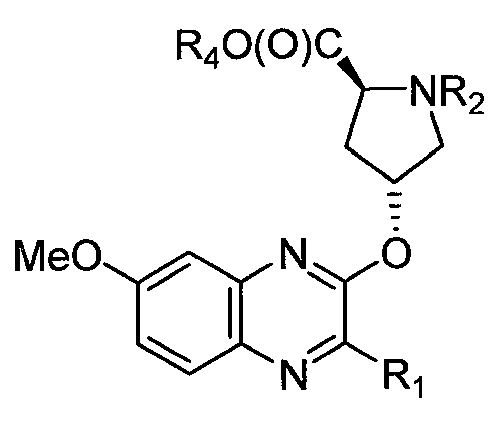
상기 식에서,
R1은 이탈기, 또는(구조 I)이되,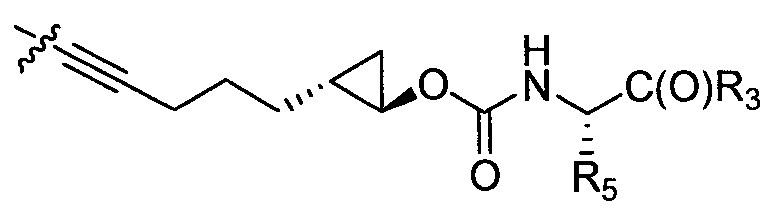
단, R1이 이탈기이면, R2는 H이고; R1이 구조 I이면, R2는 H이고 R3은 OH이거나, R2 및 R3은 공유 결합으로서 함께 결합되고;
R4는 C1 -6 알킬 또는 아릴이고;
R5는 C1 -8 알킬 또는 C3 -8 시클로알킬이다. - 제4항에 있어서,(화합물 14),
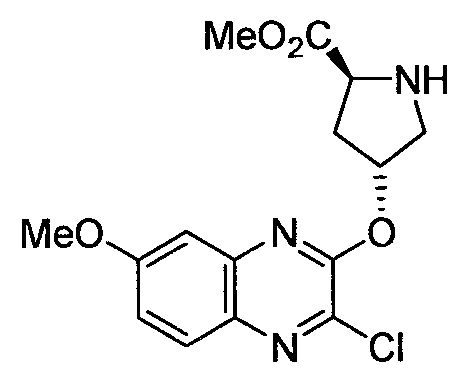 (화합물 16), 및
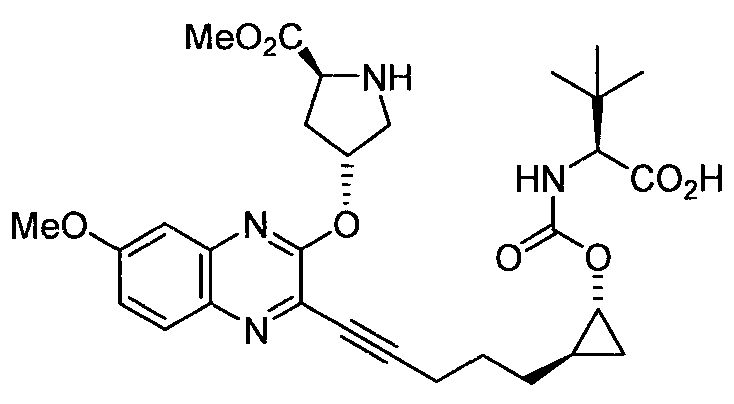 (화합물 17)로 이루어진 군으로부터 선택되는 화합물 또는 그의 염.
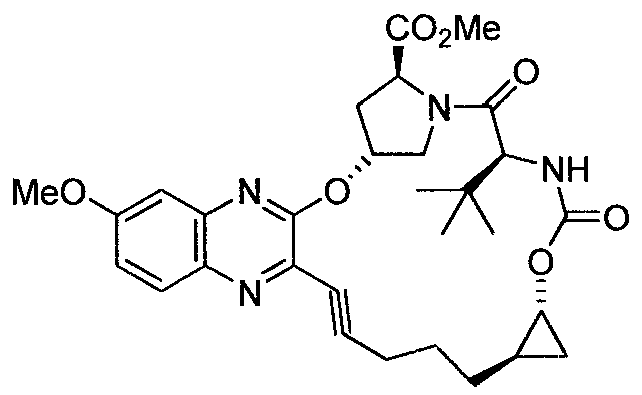
- 제5항에 있어서, 화합물 14 메틸술폰산 염의 MeCN 용매화물이고, 여기서 상기 용매화물은 약 5.3, 12.0, 및 14 도의 2θ 값을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 하는 것인 화합물.
- 하기 단계를 포함하는, 제4항의 화합물의 제조 방법:

상기 식에서, 화합물 14A, 15A, 및 16A는 염으로서 제공될 수 있다. - 하기 단계를 포함하는, 제6항의 화합물의 제조 방법:

상기 식에서, 화합물 14, 15, 및 16은 염으로서 제공될 수 있다. - 하기 단계를 포함하는, 제6항의 화합물의 제조 방법:

상기 식에서, 화합물 14, 15, 16, 및 17은 염으로서 제공될 수 있고, 화합물 6은 락탐화 이전에 단리되지 않는다. - 하기 단계를 포함하는, 화합물 18의 제조 방법:
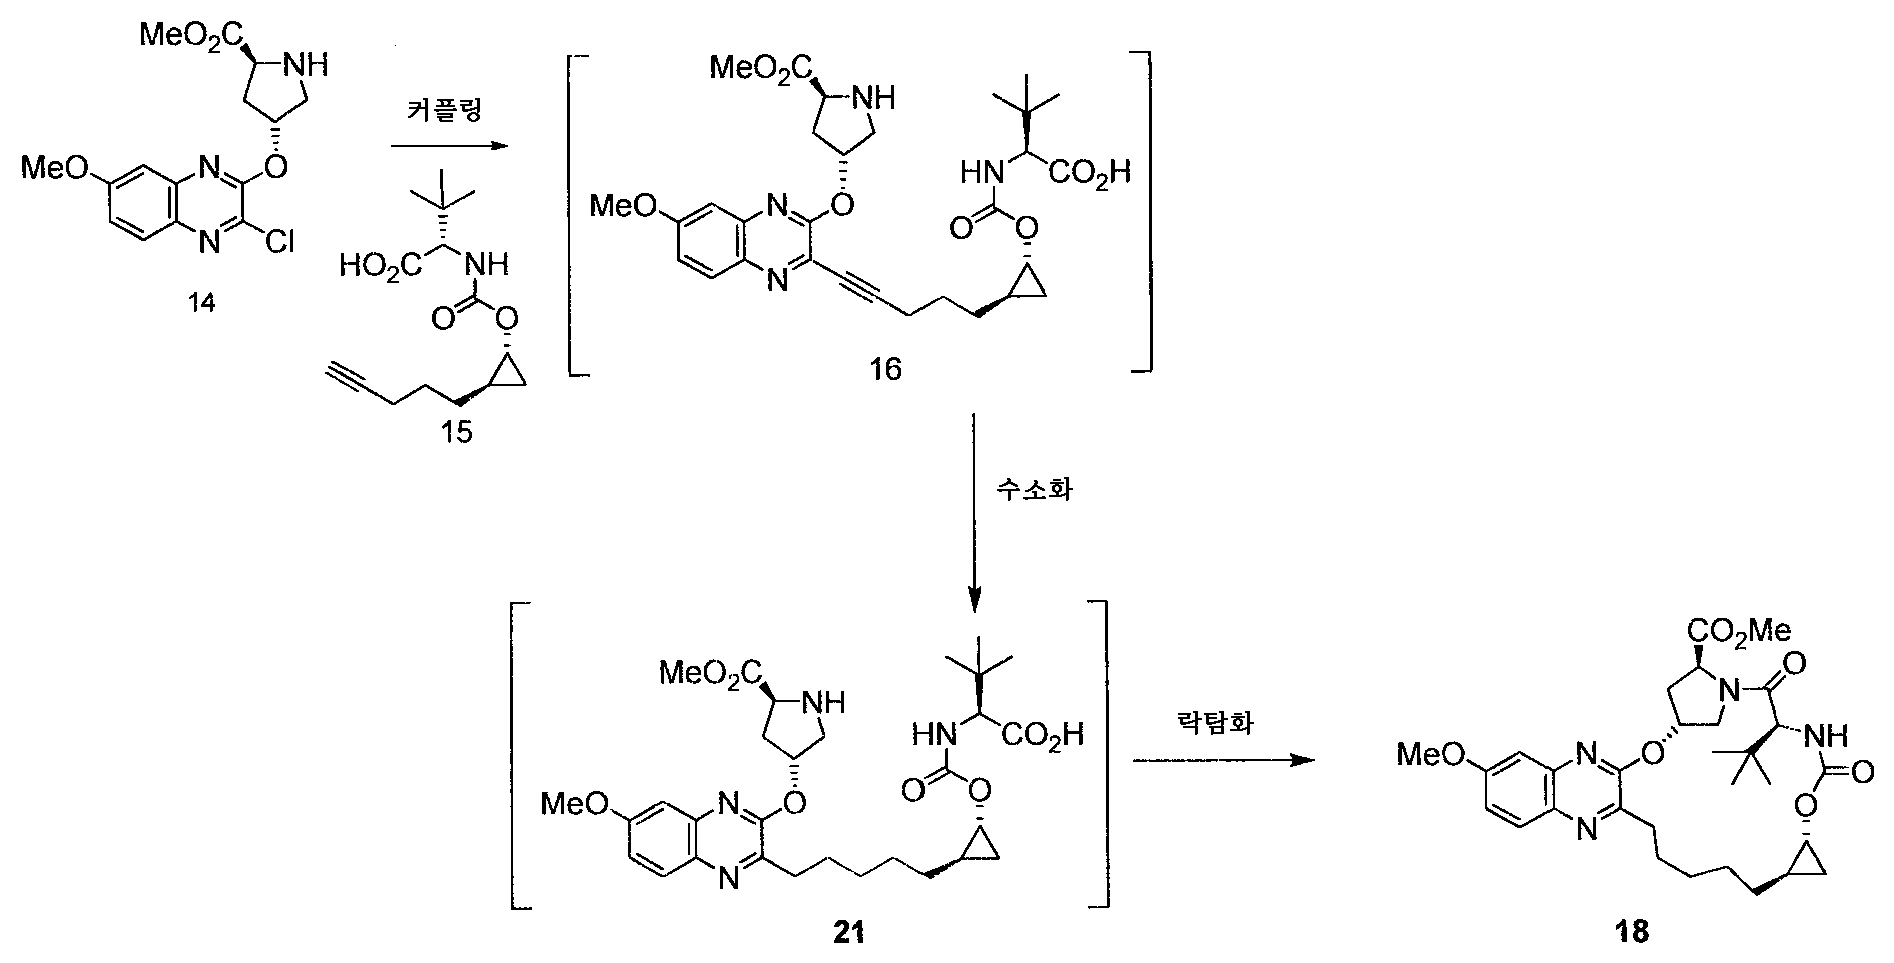
상기 식에서, 화합물 14, 15, 16, 21 및 18 중 어느 것이든 염으로서 제공될 수 있고, 화합물 16 및 21은 단리되지 않는다. - 제8항 내지 제10항 중 어느 한 항에 있어서, 화합물 14가 제6항의 용매화물이고, 화합물 15가 TBA 염인 방법.
- 제8항 내지 제11항 중 어느 한 항에 있어서, 하기 단계를 포함하는 방법에 의해 화합물 14를 제조하는 것을 추가로 포함하는 방법:
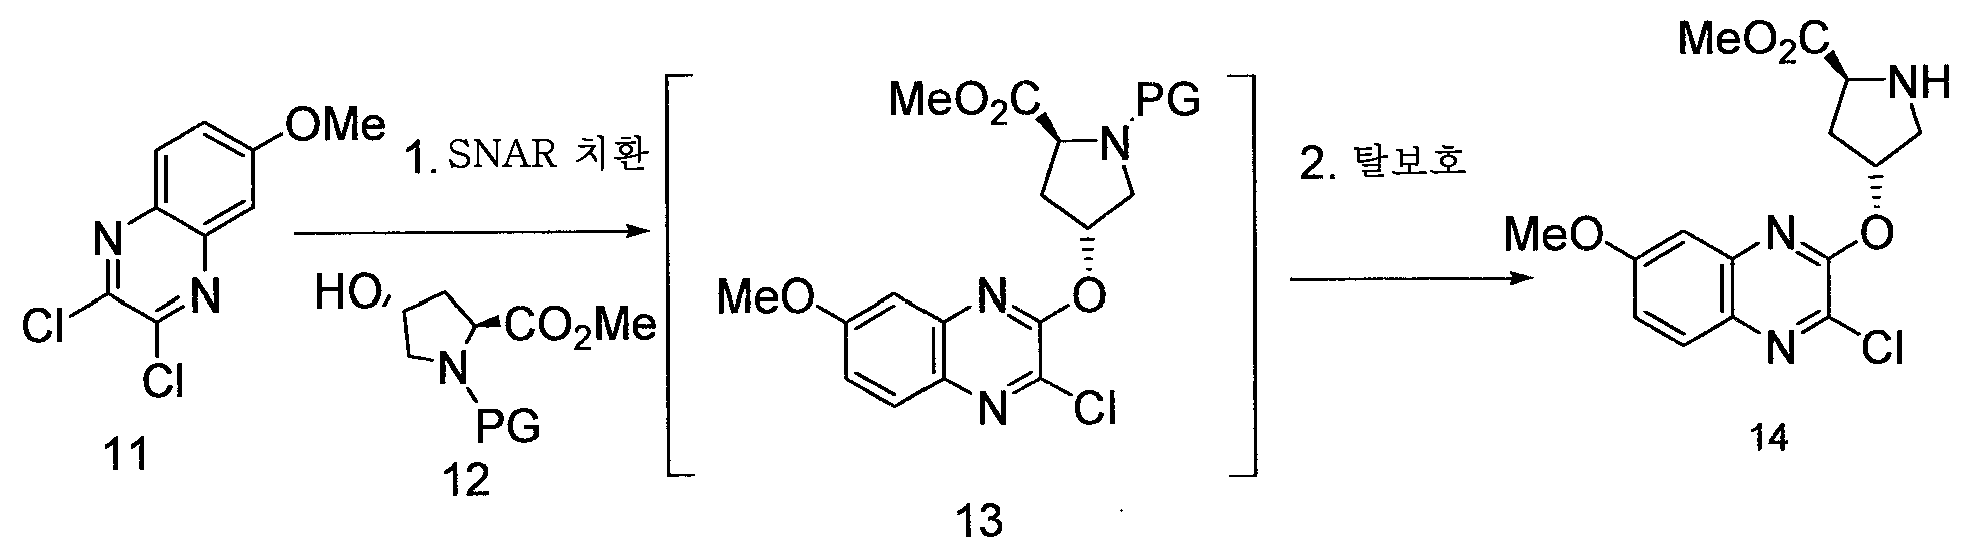
상기 식에서, 화합물 11, 12, 13 및 14는 염으로서 제공될 수 있고, 화합물 13은 탈보호 이전에 단리되지 않고, PG는 보호기이다. - a) 약 5.3, 12.0, 및 14.1 도의 2θ 값을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴을 특징으로 하는 화합물 14 메틸술폰산 염의 MeCN 용매화물; 및
b) (i) 약 8.7, 22.2, 및 23.5 도의 2θ 값을 포함하는, 구리 Kα 방사선을 사용하여 수득된 X-선 분말 회절 패턴; 또는 (ii) 약 174.7, 172.0, 161.4, 156.8, 156.3, 149.5, 142.1, 133.9, 128.2, 121.3, 105.0, 76.9, 60.7, 57.5, 55.1, 53.5, 35.8, 34.7, 33.4, 32.4, 29.5, 27.8, 24.0, 및 20.2 ppm에서의 피크를 포함하는 고체 상태 탄소-13 CPMAS NMR을 특징으로 하는 화합물 19 수화물
로 이루어진 군으로부터 선택되는 화합물.
Applications Claiming Priority (9)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201161525462P | 2011-08-19 | 2011-08-19 | |
| US61/525,462 | 2011-08-19 | ||
| US201161533439P | 2011-09-12 | 2011-09-12 | |
| US61/533,439 | 2011-09-12 | ||
| US201161533915P | 2011-09-13 | 2011-09-13 | |
| US61/533,915 | 2011-09-13 | ||
| US201161539540P | 2011-09-27 | 2011-09-27 | |
| US61/539,540 | 2011-09-27 | ||
| PCT/US2012/051177 WO2013028470A1 (en) | 2011-08-19 | 2012-08-16 | Process and intermediates for preparing macrolactams |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| KR20140053330A true KR20140053330A (ko) | 2014-05-07 |
Family
ID=47746773
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| KR1020147006858A Withdrawn KR20140053330A (ko) | 2011-08-19 | 2012-08-16 | 마크로락탐의 제조를 위한 방법 및 중간체 |
| KR1020147006888A Withdrawn KR20140059236A (ko) | 2011-08-19 | 2012-08-16 | Hcv 프로테아제 억제제의 결정 형태 |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| KR1020147006888A Withdrawn KR20140059236A (ko) | 2011-08-19 | 2012-08-16 | Hcv 프로테아제 억제제의 결정 형태 |
Country Status (11)
| Country | Link |
|---|---|
| US (3) | US9073825B2 (ko) |
| EP (3) | EP2744336B1 (ko) |
| JP (2) | JP2014524442A (ko) |
| KR (2) | KR20140053330A (ko) |
| CN (2) | CN103889439A (ko) |
| AU (2) | AU2012299218A1 (ko) |
| BR (2) | BR112014003802A2 (ko) |
| CA (2) | CA2844388A1 (ko) |
| MX (2) | MX2014001945A (ko) |
| RU (2) | RU2014110400A (ko) |
| WO (3) | WO2013028465A1 (ko) |
Families Citing this family (30)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US8828930B2 (en) | 2009-07-30 | 2014-09-09 | Merck Sharp & Dohme Corp. | Hepatitis C virus NS3 protease inhibitors |
| US8957203B2 (en) | 2011-05-05 | 2015-02-17 | Bristol-Myers Squibb Company | Hepatitis C virus inhibitors |
| MX2014001945A (es) | 2011-08-19 | 2014-03-27 | Merck Sharp & Dohme | Procedimiento e intermedios para la preparacion de macrolactamas. |
| UA119315C2 (uk) | 2012-07-03 | 2019-06-10 | Гіліад Фармассет Елелсі | Інгібітори вірусу гепатиту с |
| JP6154474B2 (ja) | 2012-10-19 | 2017-06-28 | ブリストル−マイヤーズ スクイブ カンパニーBristol−Myers Squibb Company | C型肝炎ウイルス阻害剤 |
| US9643999B2 (en) | 2012-11-02 | 2017-05-09 | Bristol-Myers Squibb Company | Hepatitis C virus inhibitors |
| EP2914613B1 (en) | 2012-11-02 | 2017-11-22 | Bristol-Myers Squibb Company | Hepatitis c virus inhibitors |
| WO2014071007A1 (en) | 2012-11-02 | 2014-05-08 | Bristol-Myers Squibb Company | Hepatitis c virus inhibitors |
| EP2914614B1 (en) | 2012-11-05 | 2017-08-16 | Bristol-Myers Squibb Company | Hepatitis c virus inhibitors |
| EP2764866A1 (en) | 2013-02-07 | 2014-08-13 | IP Gesellschaft für Management mbH | Inhibitors of nedd8-activating enzyme |
| EP2964664B1 (en) | 2013-03-07 | 2017-01-11 | Bristol-Myers Squibb Company | Hepatitis c virus inhibitors |
| JP6511432B2 (ja) | 2013-03-15 | 2019-05-15 | ギリアード サイエンシーズ, インコーポレイテッド | C型肝炎ウイルスの大環状二環式阻害剤 |
| WO2015057611A1 (en) * | 2013-10-18 | 2015-04-23 | Merck Sharp & Dohme Corp. | Methods and intermediates for preparing macrolactams |
| WO2015095437A1 (en) * | 2013-12-20 | 2015-06-25 | Merck Sharp & Dohme Corp. | Methods and intermediates for the preparation of macrolactams |
| WO2015112806A2 (en) | 2014-01-24 | 2015-07-30 | Tp Therapeutics, Inc. | Diaryl macrocycles as modulators of protein kinases |
| WO2015188045A1 (en) | 2014-06-06 | 2015-12-10 | Abbvie Inc. | Crystal forms |
| RU2732405C2 (ru) | 2015-07-02 | 2020-09-16 | Тёрнинг Поинт Терапьютикс, Инк. | Хиральные диарильные макроциклы в качестве модуляторов протеинкиназ |
| BR112018000297A2 (pt) | 2015-07-06 | 2018-09-04 | Tp Therapeutics Inc | polimorfo de macrociclo de diarila |
| WO2017015367A1 (en) * | 2015-07-21 | 2017-01-26 | Tp Therapeutics, Inc. | Chiral diaryl macrocycles and uses thereof |
| CN109562113A (zh) | 2016-05-10 | 2019-04-02 | C4医药公司 | 用于靶蛋白降解的螺环降解决定子体 |
| WO2017197046A1 (en) | 2016-05-10 | 2017-11-16 | C4 Therapeutics, Inc. | C3-carbon linked glutarimide degronimers for target protein degradation |
| CN121974842A (zh) | 2016-05-10 | 2026-05-05 | C4医药公司 | 用于靶蛋白降解的胺连接的c3-戊二酰亚胺降解决定子体 |
| CN109562107A (zh) | 2016-05-10 | 2019-04-02 | C4医药公司 | 用于靶蛋白降解的杂环降解决定子体 |
| AU2017302019A1 (en) | 2016-07-28 | 2019-02-07 | Turning Point Therapeutics, Inc. | Macrocycle kinase inhibitors |
| TWI808958B (zh) | 2017-01-25 | 2023-07-21 | 美商特普醫葯公司 | 涉及二芳基巨環化合物之組合療法 |
| EP4717317A3 (en) | 2017-06-20 | 2026-06-03 | C4 Therapeutics, Inc. | N/o-linked degrons and degronimers for protein degradation |
| PT3658148T (pt) | 2017-07-28 | 2024-08-26 | Turning Point Therapeutics Inc | Compostos macrocíclicos e utilizações dos mesmos |
| RS63787B1 (sr) | 2017-12-19 | 2022-12-30 | Turning Point Therapeutics Inc | Makrociklična jedinjenja za lečenje bolesti |
| CN111057045A (zh) * | 2019-12-18 | 2020-04-24 | 安徽红杉生物医药科技有限公司 | Hcv ns3/4a蛋白酶抑制剂中间体及其合成方法、应用 |
| CN112174982A (zh) * | 2020-09-10 | 2021-01-05 | 上海希迈医药科技有限公司 | 一种洛普替尼晶型及其制备方法 |
Family Cites Families (28)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4871868A (en) * | 1987-03-11 | 1989-10-03 | Takeda Chemical Industries, Ltd. | Production of substituted acetylenic compounds |
| GB9207987D0 (en) | 1992-04-10 | 1992-05-27 | Smithkline Beecham Plc | Novel container and closure |
| US5716960A (en) * | 1995-01-13 | 1998-02-10 | U.S. Bioscience Inc. And Individuals | Crystalline trimetrexate salts and the process for making the same |
| ZA98879B (en) * | 1997-02-04 | 1998-08-03 | Ono Pharmaceutical Co | Omega-cycloalkyl-prostaglandin e2 derivatives |
| NO317155B1 (no) | 1997-02-04 | 2004-08-30 | Ono Pharmaceutical Co | <omega>-cykloalkyl-prostagladin-E<N>2</N>-derivater |
| KR20130076903A (ko) | 2005-02-18 | 2013-07-08 | 미쓰비시 타나베 파마 코퍼레이션 | 프롤린 유도체의 염 또는 그 용매화물 및 그 제조 방법 |
| US7834145B2 (en) | 2005-03-22 | 2010-11-16 | Merck Sharp & Dohme Corp. | HCV protease substrates |
| AU2006242475B2 (en) | 2005-05-02 | 2011-07-07 | Merck Sharp & Dohme Corp. | HCV NS3 protease inhibitors |
| AR057456A1 (es) | 2005-07-20 | 2007-12-05 | Merck & Co Inc | Inhibidores de la proteasa ns3 del vhc |
| UA90909C2 (en) * | 2005-07-20 | 2010-06-10 | Мерк Шарп Энд Домэ Корп. | Hcv ns3 protease inhibitors |
| US8278322B2 (en) | 2005-08-01 | 2012-10-02 | Merck Sharp & Dohme Corp. | HCV NS3 protease inhibitors |
| CA2645234A1 (en) * | 2006-03-07 | 2007-09-13 | The Procter & Gamble Company | Compositions for oxidatively dyeing keratin fibers and methods for using such compositions |
| GB0609492D0 (en) | 2006-05-15 | 2006-06-21 | Angeletti P Ist Richerche Bio | Therapeutic agents |
| GB0612423D0 (en) | 2006-06-23 | 2006-08-02 | Angeletti P Ist Richerche Bio | Therapeutic agents |
| CN101583372A (zh) | 2006-10-24 | 2009-11-18 | 默克公司 | Hcv ns3蛋白酶抑制剂 |
| CA2667165A1 (en) | 2006-10-24 | 2008-05-02 | Merck & Co., Inc. | Hcv ns3 protease inhibitors |
| JP5268927B2 (ja) | 2006-10-27 | 2013-08-21 | メルク・シャープ・アンド・ドーム・コーポレーション | Hcvns3プロテアーゼ阻害剤 |
| WO2008057208A2 (en) | 2006-10-27 | 2008-05-15 | Merck & Co., Inc. | Hcv ns3 protease inhibitors |
| WO2008137779A2 (en) * | 2007-05-03 | 2008-11-13 | Intermune, Inc. | Novel macrocyclic inhibitors of hepatitis c virus replication |
| CN101754974B (zh) | 2007-07-19 | 2016-02-03 | Msd意大利有限公司 | 作为抗病毒剂的大环化合物 |
| CA2714604A1 (en) | 2008-02-25 | 2009-09-03 | Merck Sharp & Dohme Corp. | Macrocyclic hcv ns3 protease inhibitors |
| WO2009131196A1 (ja) * | 2008-04-24 | 2009-10-29 | 武田薬品工業株式会社 | 置換ピロリジン誘導体およびその用途 |
| CA2722326A1 (en) | 2008-04-24 | 2009-10-29 | Incyte Corporation | Macrocyclic compounds and their use as kinase inhibitors |
| CN102014911A (zh) | 2008-04-28 | 2011-04-13 | 默沙东公司 | Hcv ns3蛋白酶抑制剂 |
| ES2392611T3 (es) | 2008-07-22 | 2012-12-12 | Merck Sharp & Dohme Corp. | Compuestos de quinoxalina macrocíclica como inhibidores de la proteasa NS3 del VHC |
| US8828930B2 (en) | 2009-07-30 | 2014-09-09 | Merck Sharp & Dohme Corp. | Hepatitis C virus NS3 protease inhibitors |
| EP2470189A4 (en) * | 2009-08-27 | 2013-01-23 | Merck Sharp & Dohme | METHOD FOR PRODUCING PROTEASE INHIBITORS OF HEPATITIS C VIRUS |
| MX2014001945A (es) | 2011-08-19 | 2014-03-27 | Merck Sharp & Dohme | Procedimiento e intermedios para la preparacion de macrolactamas. |
-
2012
- 2012-08-16 MX MX2014001945A patent/MX2014001945A/es unknown
- 2012-08-16 MX MX2014001944A patent/MX2014001944A/es unknown
- 2012-08-16 RU RU2014110400/04A patent/RU2014110400A/ru not_active Application Discontinuation
- 2012-08-16 CN CN201280050382.8A patent/CN103889439A/zh active Pending
- 2012-08-16 KR KR1020147006858A patent/KR20140053330A/ko not_active Withdrawn
- 2012-08-16 CA CA2844388A patent/CA2844388A1/en not_active Abandoned
- 2012-08-16 BR BR112014003802A patent/BR112014003802A2/pt not_active IP Right Cessation
- 2012-08-16 BR BR112014003798A patent/BR112014003798A2/pt not_active IP Right Cessation
- 2012-08-16 WO PCT/US2012/051168 patent/WO2013028465A1/en not_active Ceased
- 2012-08-16 AU AU2012299218A patent/AU2012299218A1/en not_active Abandoned
- 2012-08-16 EP EP12826404.1A patent/EP2744336B1/en not_active Not-in-force
- 2012-08-16 US US14/239,391 patent/US9073825B2/en active Active
- 2012-08-16 CN CN201280050361.6A patent/CN103874414A/zh active Pending
- 2012-08-16 EP EP12825540.3A patent/EP2744507A4/en not_active Withdrawn
- 2012-08-16 WO PCT/US2012/051177 patent/WO2013028470A1/en not_active Ceased
- 2012-08-16 JP JP2014526215A patent/JP2014524442A/ja active Pending
- 2012-08-16 CA CA2844386A patent/CA2844386A1/en not_active Abandoned
- 2012-08-16 US US14/239,393 patent/US9238604B2/en active Active
- 2012-08-16 KR KR1020147006888A patent/KR20140059236A/ko not_active Withdrawn
- 2012-08-16 WO PCT/US2012/051182 patent/WO2013028471A1/en not_active Ceased
- 2012-08-16 EP EP12825726.8A patent/EP2744331A4/en not_active Withdrawn
- 2012-08-16 US US14/239,389 patent/US9242917B2/en active Active
- 2012-08-16 RU RU2014110399/04A patent/RU2014110399A/ru not_active Application Discontinuation
- 2012-08-16 AU AU2012299223A patent/AU2012299223A1/en not_active Abandoned
- 2012-08-16 JP JP2014526217A patent/JP2014521750A/ja active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| MX2014001944A (es) | 2014-03-27 |
| RU2014110399A (ru) | 2015-09-27 |
| CA2844388A1 (en) | 2013-02-28 |
| US20140243519A1 (en) | 2014-08-28 |
| AU2012299218A1 (en) | 2014-02-20 |
| US20140200343A1 (en) | 2014-07-17 |
| EP2744331A1 (en) | 2014-06-25 |
| BR112014003802A2 (pt) | 2017-06-13 |
| EP2744336A4 (en) | 2014-12-31 |
| US20140206605A1 (en) | 2014-07-24 |
| RU2014110400A (ru) | 2015-09-27 |
| JP2014524442A (ja) | 2014-09-22 |
| EP2744336B1 (en) | 2017-07-05 |
| EP2744336A1 (en) | 2014-06-25 |
| WO2013028470A1 (en) | 2013-02-28 |
| AU2012299223A1 (en) | 2014-02-27 |
| US9238604B2 (en) | 2016-01-19 |
| EP2744507A1 (en) | 2014-06-25 |
| US9073825B2 (en) | 2015-07-07 |
| KR20140059236A (ko) | 2014-05-15 |
| EP2744331A4 (en) | 2015-01-21 |
| US9242917B2 (en) | 2016-01-26 |
| CN103889439A (zh) | 2014-06-25 |
| WO2013028471A1 (en) | 2013-02-28 |
| EP2744507A4 (en) | 2015-01-28 |
| CA2844386A1 (en) | 2013-02-28 |
| BR112014003798A2 (pt) | 2017-03-01 |
| JP2014521750A (ja) | 2014-08-28 |
| WO2013028465A1 (en) | 2013-02-28 |
| MX2014001945A (es) | 2014-03-27 |
| CN103874414A (zh) | 2014-06-18 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP2744336B1 (en) | Process and intermediates for preparing macrolactams | |
| JP6034802B2 (ja) | 大環状ラクタムの調製のための方法および中間体 | |
| ES2470568T3 (es) | Inhibidores macroc�clicos del virus de la hepatitis C | |
| CA2486308C (en) | Hepatitis c virus inhibitors | |
| AU2010286681A1 (en) | Processes for preparing protease inhibitors of hepatitis C virus | |
| EA018098B1 (ru) | Фосфинатные соединения (варианты) | |
| CN112592331B (zh) | 一种奥司他韦protac化合物及其制备方法与在抗流感病毒药物中的应用 | |
| WO2016127916A1 (zh) | 作为长效dpp-iv抑制剂的取代的氨基六元饱和杂脂环类 | |
| CN113045569A (zh) | 用作ret激酶抑制剂的化合物及其应用 | |
| US9873707B2 (en) | Methods and intermediates for preparing macrolactams | |
| WO2015095430A1 (en) | Methods and intermediates for the preparation of macrolactams | |
| CN117343064B (zh) | 一种具有抗病毒作用的嘧啶衍生物的制备与应用 | |
| CN106967141A (zh) | 核苷氨基磷酸酯化合物及其医药组合物和用途 | |
| WO2015095437A1 (en) | Methods and intermediates for the preparation of macrolactams | |
| WO2025016441A1 (zh) | 新型GalNAc的靶向递送片段及其制备和应用 | |
| HK1136824B (en) | Macrocyclic inhibitors of hepatitis c virus |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PA0105 | International application |
Patent event date: 20140314 Patent event code: PA01051R01D Comment text: International Patent Application |
|
| PG1501 | Laying open of application | ||
| PC1203 | Withdrawal of no request for examination | ||
| WITN | Application deemed withdrawn, e.g. because no request for examination was filed or no examination fee was paid |