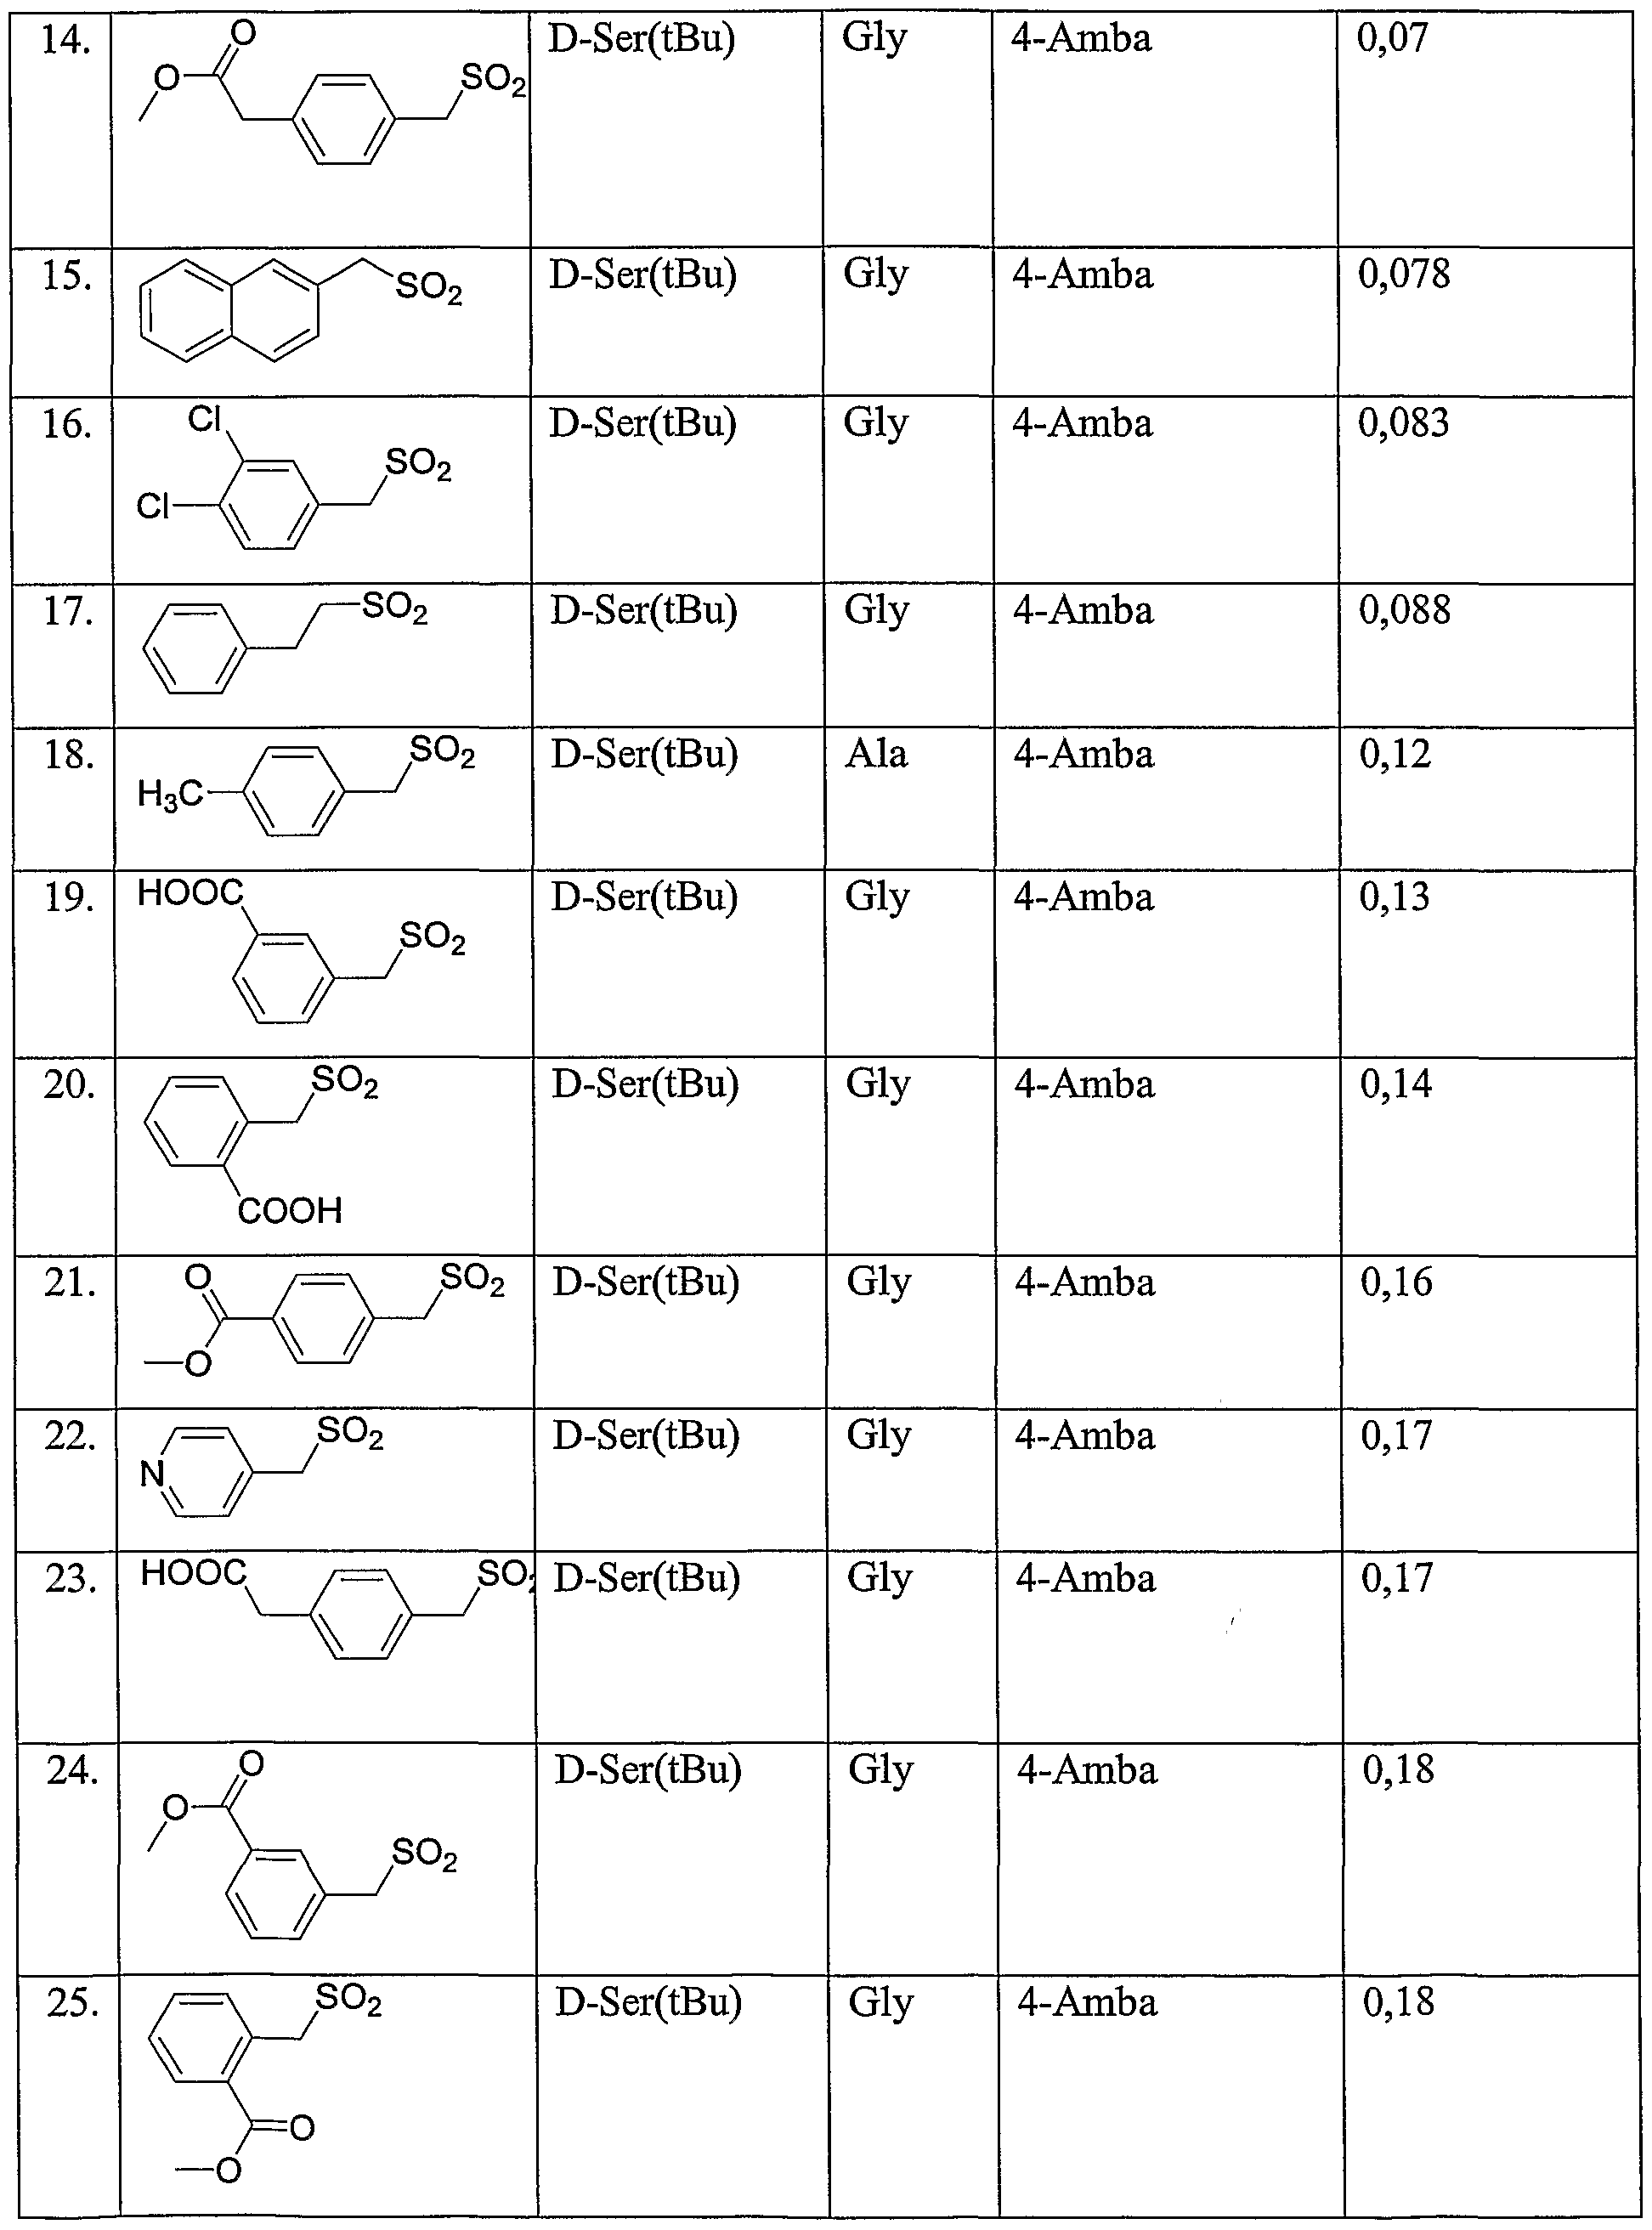WO2003076457A1 - HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG - Google Patents

HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG Download PDF

Info

Publication number
WO2003076457A1
WO2003076457A1 PCT/EP2003/002487 EP0302487W WO03076457A1 WO 2003076457 A1 WO2003076457 A1 WO 2003076457A1 EP 0302487 W EP0302487 W EP 0302487W WO 03076457 A1 WO03076457 A1 WO 03076457A1
Authority
WO
WIPO (PCT)
Prior art keywords
amino
acid
atoms
radical
amidino
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/EP2003/002487
Other languages
English (en)
French (fr)
Inventor
Jörg STÜRZEBECHER
Torsten Steinmetzer
Andrea Schweinitz
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Curacyte AG
Original Assignee
Curacyte AG
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Curacyte AG filed Critical Curacyte AG
Priority to JP2003574672A priority Critical patent/JP2005533749A/ja
Priority to US10/506,383 priority patent/US20050119190A1/en
Priority to CA002478412A priority patent/CA2478412A1/en
Priority to DE50309777T priority patent/DE50309777D1/de
Priority to EP03743869A priority patent/EP1483285B1/de
Priority to AU2003215655A priority patent/AU2003215655A1/en
Publication of WO2003076457A1 publication Critical patent/WO2003076457A1/de
Anticipated expiration legal-status Critical
Ceased legal-status Critical Current

Links

Classifications

    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K31/00—Medicinal preparations containing organic active ingredients
    • A61K31/33—Heterocyclic compounds
    • A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
    • A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P7/00—Drugs for disorders of the blood or the extracellular fluid
    • A61P7/02—Antithrombotic agents; Anticoagulants; Platelet aggregation inhibitors
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
    • C07K5/06—Dipeptides
    • C07K5/06008—Dipeptides with the first amino acid being neutral
    • C07K5/06017—Dipeptides with the first amino acid being neutral and aliphatic
    • C07K5/0606—Dipeptides with the first amino acid being neutral and aliphatic the side chain containing heteroatoms not provided for by C07K5/06086 - C07K5/06139, e.g. Ser, Met, Cys, Thr
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
    • C07K5/06—Dipeptides
    • C07K5/06008—Dipeptides with the first amino acid being neutral
    • C07K5/06078—Dipeptides with the first amino acid being neutral and aromatic or cycloaliphatic
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
    • C07K5/06—Dipeptides
    • C07K5/06086—Dipeptides with the first amino acid being basic
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
    • C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
    • C07K5/06—Dipeptides
    • C07K5/06139—Dipeptides with the first amino acid being heterocyclic
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K38/00—Medicinal preparations containing peptides

Definitions

  • the invention relates to new inhibitors of the coagulation factor Xa, their production and use for the therapy, prophylaxis and diagnosis of cardiovascular diseases and thromboembolic events.
  • the inhibitor YM-60828 structurally related to DX-9065a (K. Sato et al. Eur. J. Pharmacol.
  • F Xa inhibitors containing only a basic group have also been described.
  • peptidyl arginine aldehydes and peptidyl arginyl ketones have also been described which, in addition to argininal or an arginyl ketone derivative, such as, for example, arginyl ketothiazole in the P3 position, a D-arginine or an unnatural basic amino acid, such as 4-amidinophenylalanine , 3- or 4-amidinopiperidinylalanine and 4-guanidophenylalanine in P3 (ZH Jonathan, Bioorg. Med. Lett.
  • the application WO 01/96366 discloses inhibitors which are derived from acylated amidmobenzylamine and, in addition to a natural amino acid in P2, contain a D-Ser ether or a comparable derivative of an unnatural amino acid.
  • compounds of this type have insufficient pharmacokinetic properties for in vivo use; they are hardly absorbed after oral administration and very quickly eliminated from the circulation in the test animal after iv administration.
  • the invention is therefore based on the object of specifying an active substance which is also suitable for therapeutic applications and which inhibits the coagulation factor Xa with high activity and specificity and which circulates in the body for as long as possible after IV, SC or oral administration.
  • the letter P stands in connection with a subscript 1 or 2, ie Pi or P 2 , for amino acid residues and their derivatives as constituents of structure A in formula I of the present invention.
  • Substituted or unsubstituted natural or unnatural amino acid Pi in structure A P2 corresponds to Schechter and Berger
  • the substituted or unsubstituted natural or unnatural amino acid P 2 in structure A corresponds to P3 according to Schechter and Berger.
  • R 8 is H or a branched or unbranched alkyl radical with preferably 1 to 6 C atoms, in particular 1 to 3 C atoms, especially ethyl, is, or
  • U is a phenyl or cyclohexyl radical; a heterophenyl or heterocyclohexyl radical with preferably at least one N, S or O as hetero atom, in particular pyridine, piperidine or pyrimidine or a thiophene radical;
  • X is N or CH, preferably CH;
  • Z occurs in the 3- or 4-position and is an aminomethyl, a guanidino or an amidino group
  • R i4 is H, OH, NH 2 , -COR15 or -COORis, where R15 is a branched or unbranched alkyl radical having 1 to 16, preferably 1 to 8, in particular 1 to 4, especially 1 to 2, carbon atoms or a substituted one or is unsubstituted aryl or heteroaryl, aralkyl or heteroaralkykest, the alkylstest preferably 1 to 16, in particular 1 to 8, especially 1 to 4 and particularly preferably contains 1 to 2 carbon atoms and the aryl or heteroaryl radical preferably has 4 to 14, in particular 6 to 10, in particular 6 carbon atoms and preferably 1 to 3 N as hetero atom; wherein one or more charged residues are preferably derived from -COOH, -CH (COOH) 2 , -SO 2 H, NH 2 , an amidino, hydroxyamidino, amidrazone or guanidino group in the residues Ri, R 2 , R 3 or R 5 are present; or
  • a prodrug in the sense of the present invention is an acylated amidino- or guanidinobenzylamine according to the general formula I, which is present as a pharmaceutically inactive derivative of the corresponding pharmaceutically active substance and, after oral administration, is spontaneously or enzymatically biotransformed with the release of the pharmaceutically active substance.
  • Suitable compounds are compounds of the general formula I, where U at 1, 2 or 3 positions, preferably with a halogen, in particular fluorine or chlorine, or a methyl, ethyl, propyl, methoxy, ethoxy, or propoxy radical is substituted.
  • a halogen in particular fluorine or chlorine
  • a methyl, ethyl, propyl, methoxy, ethoxy, or propoxy radical is substituted.
  • Suitable compounds are compounds of the general formula I, a protected carboxyl group being present as an ester, preferably as an ethyl ester, which in the sense of a prodrug is only converted into a carboxyl group after being absorbed into the body.
  • R 9 in this case is an alkylcarbonyl, aralkylcarbonyl, alkyloxycarbonyl or aralkyloxycarbonyl radical, the alkyl radical preferably having 1 to 6, in particular 1 to 4, carbon atoms and Arykest preferably has 5 to 8, especially 6 carbon atoms; and wherein R 9 in the sense of a prodrug is only converted into a carboxyl group after being absorbed into the body.
  • P 2 in structure A of the general formula I is derived from one of the following amino acids in the D configuration: D-2,3-diaminopropionic acid, D-2,4-diaminobutyric acid , D-ornithine, D-arginine, D-homoarginine, D-norarginine, D-4-guanidinophenylalanine, D-4-
  • Amidinopiperidinylhomoalanin D-3-amidinopiperidinylglycine, D-4-aminocyclohexylalanine in ice or trans, D-4-aminocyclohexylhomoalanine in ice or trans, D-4-aminocyclohexylglycine in ice or trans, n-butylamidinoglycin, n-pentylamidinyllycinol.
  • D-alanine (3- (1-N-piperazinyl) or D-homoalanine (3- (1N-piperazinyl).
  • the amino acids mentioned have in common that they are arginine derivatives.
  • D-canavanine D-homocanavanine, D-norcanavanine
  • D-canavanine is synthesized analogously to the instructions for L-canavanine with D-homoserine as the starting material (Kim et al., Med. Chem. Res. 377-383 (1996).
  • hydroxamidino groups contained in the structure in the sense of a prodrug are only converted into the analog amidino groups after being absorbed in the body, as a result of which the inhibitory effect on the inhibitor is created.
  • Other particularly suitable compounds are compounds of the general formula I, the substituent on the substituted aryl, heteroaryl, aralkyl or heteroaralkyl radical being a halogen, preferably fluorine, chlorine or bromine, in particular fluorine or chlorine.
  • the compounds are generally in the form of salts, preferably with mineral acids, preferably as hydrochlorides, or preferably as salts with suitable organic acids.
  • Preferred salts of mineral acids are also sulfates.
  • Suitable organic acids are, for example, acetic acid, formic acid, methylsulfonic acid, succinic acid, malic acid or trifluoroacetic acid, preferred salts of organic acids being acetates.
  • the compounds of the general formula I can be prepared in a manner known in principle, as described below, for example as follows:
  • the Boc-protected 4-acetyloxamidinobenzylamine is obtained from the commercially available 4-cyanobenzylamine (Showa Denko, Japan) by methods known to those skilled in the art.
  • the Boc protective group After the Boc protective group has been split off, the further amino acids and the protective group R 5 are coupled on by means of standard coupling methods with Boc as the N-terminal protective group.
  • the second amino acid can also be coupled directly as an N-aryl- or N-aralkyl-sulfonyl-protected amino acid.
  • the peptide analogs are built up sequentially starting from acetyloxamidinobenzylamine. Most intermediate products crystallize well and are easy to clean.
  • Another object of the invention is a process for the preparation of a compound according to the general formula I, wherein the corresponding amino acids are sequentially coupled to a 4-acetyloxamidinobenzylamine, the N-terminal amino acid either already carrying the R 5 residue or subsequently binding it becomes.
  • auxiliaries and / or additives e.g. the stabilization and / or preservation of the drug are generally familiar to the person skilled in the art (e.g. Sucker H. et al., (1991) Pharmaceutical Technology, 2nd edition, Georg Thieme Verlag, Stuttgart). These include, for example, physiological saline solutions, Ringer's dextrose, Ringer's lactate, demineralized water, stabilizers, antioxidants, complexing agents, antimicrobial compounds, proteinase inhibitors and / or inert gases.
  • the medicament could be used, for example, in parenteral use form, in particular in intraartial, intravenous, intramuscular or subcutaneous form, in enteral use form, in particular for oral or rectal use, or in topical use form, in particular as a dermatical. Intravenous or subcutaneous applications are preferred.
  • the medicament is, for example, in the form of a tablet, a dragee, a capsule, a pellet, suppository, a solution, in particular a solution for injection or infusion, of the eyes, nose and ear heads, a juice, a capsule, one Emulsion or suspension, a globule, styli, aerosol, powder, a paste, cream or ointment.
  • the factor Xa inhibitors according to the invention or the medicaments mentioned are preferably used for the diagnosis, therapy or prophylaxis of a cardiovascular disease or a thromboembolic event, in particular in oral, subcutaneous, incavenous or cansdermal form.
  • Mass spectra The mass spectra were measured on a compact sample from Kratos (Manchester, England) with a time-of-flight measurement detector and ⁇ -cyano-hydroxycinnamic acid as a matrix, or on an ESI-MS LCQ from Finnigan (Bremen, Germany).
  • Boc-Glu (OBzl) -4-acetyloxamidinobenzylamide Boc-Glu (OBzl) -OH was coupled to 4-acetyloxamidinobenzylamine x HC1 according to Frerot et al. (Tekahedron 47, 259 ff, 1991).
  • 2-27 g (9.3 mmol) of 4-acetyloxaminobenzylamine x HC1 and 3.138 gg (9.3 mmol) of Boc-Glu (OBzl) -OH were dissolved in approx. 25 ml of DMF.
  • H-Glu (OBzl) -4-acetyloxamidinobenzylamide x HC1 were in 5 ml abs. DMF solved. 225 mg (0.433 mmol) of PyBOP and 230 ⁇ l (1.32 mmol) of DIEA were added with ice cooling. After 2 hours, the mixture was evaporated down, and ethyl acetate was added. taken and washed 3 times acid, basic and neutral. After drying over sodium sulfate, the mixture was evaporated down in vacuo and hydrogenated without further working up according to item 1.8. Yield: 242 mg (0.342 mmol) 79%.
  • the catalyst was filtered off, the filtrate was evaporated down in vacuo and the product was purified by preparative reversed-phase HPLC (acetonitrile / H 2 O, 0.1% trifluoroacetic acid, elution at 34.9% acetonitrile).
  • Example 3 Elimination after iv administration of 1 mg / kg body weight in the rat of derivatives of BenzyIsuIfonyI-D-Ser (tBu) -Gly-4-amidinobenzylamide with Ala, Asp or Glu in P2 position
  • mice Female Wistar rats (240-300 g body weight) were anesthetized (ethyl urethane 2.5 g / ml in NaCl, 0.5 ml / 100 g rat), followed by the preparation of the carotid artery located on the neck. A catheter fixed in this vessel made it possible to take blood at fixed times. The application volume was 0.5 ml, 0.9% NaCl was used as the application solution.
  • Example s Synthesis of Example 1: 3- (HOOC) benzylsulfonyl-dSer (tBu) - Gly-4-amidinobenzylamide x TFA (No. 19 of the table from Example 4)
  • Example ⁇ BenzylsuIfonyI-dSer-Ser-4-AmidinobenzyIamid x TFA (No. 11 of the table from Example 4)
  • Example 7 4- (AmmomethyI) BenzyIsuIfonyI-dSer (tBu) -GIy-4-Aimdinobenzylamid x 2 TFA

Landscapes

  • Chemical & Material Sciences (AREA)
  • Health & Medical Sciences (AREA)
  • Organic Chemistry (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • General Health & Medical Sciences (AREA)
  • Medicinal Chemistry (AREA)
  • Biochemistry (AREA)
  • Proteomics, Peptides & Aminoacids (AREA)
  • Molecular Biology (AREA)
  • Genetics & Genomics (AREA)
  • Biophysics (AREA)
  • Veterinary Medicine (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Animal Behavior & Ethology (AREA)
  • Public Health (AREA)
  • Engineering & Computer Science (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • General Chemical & Material Sciences (AREA)
  • Epidemiology (AREA)
  • Vascular Medicine (AREA)
  • Cardiology (AREA)
  • Hematology (AREA)
  • Diabetes (AREA)
  • Urology & Nephrology (AREA)
  • Heart & Thoracic Surgery (AREA)
  • Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
  • Medicinal Preparation (AREA)
  • Peptides Or Proteins (AREA)
  • Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)

Abstract

Die Erfindung betrifft neue Hemmstoffe des Gerinnungsfaktors Xa, ihre Herstellung und Verwendung zur Therapie, Prophylaxe und Diagnose von kardiovaskulären Erkrankungen und thromboembolischen Ereignissen.

Description

Hemmstoffe des Gerinnungsfaktors Xa, ihre Herstellung und Verwendung
Die Erfindung betrifft neue Hemmstoffe des Gerinnungsfaktors Xa, ihre Herstellung und Verwendung zur Therapie, Prophylaxe und Diagnose von kardiovaskulä- ren Erkrankungen und thromboembolischen Ereignissen.
Die gegenwärtig klinisch eingesetzten Antikoagulantien vom Heparin-Typ bzw. die Vitamin-K-Antagonisten werden nicht allen Anforderungen an ein „ideales" Antithrombotikum gerecht. Deshalb wird mit kleinmolekularen Hemmstoffen der Gerinnungsenzyme, speziell von Thrombin und Faktor Xa (F Xa), nach Alternativen gesucht. Ein besonderer Vorteil von F Xa-Hemmstoffen im Vergleich zu Thrombin-Hemmstoffen könnte die geringere Blutungsneigung sein, die sich bei verschiedenen Tierversuchen gezeigt hat. So wurde bei antithrombotisch effektiven Dosen die Blutungszeit nur minimal beeinflußt (J.M. Herbert et al., J. Phar- macol. Exp. Ther. 276, 1030-1038, 1996; K. Sato et al., Br. J. Pharmacol. 123, 92- 96, 1998).
Die ersten nichtpeptidischen Verbindungen mit hoher Affinität für F Xa waren symmetrische Bis-benzamidine (Kj = 13 nM für die wirksamste Verbindung BABCH) (J. Stürzebecher et al., Thromb. Res. 54, 245-252, 1998). Auch das Naphthamidin-Derivat DX-9065a besitzt zwei basische Gruppen und hemmt F Xa selektiv mit einem K; = 24 nM (T. Hara et al., Thromb. Haemost. 71, 314-319, 1994). Der mit DX-9065a strukturell verwandte Inhibitor YM-60828 (K. Sato et al. Eur. J. Pharmacol. 339, 141-146, 1997) ist noch wirksamer (Ki = 1.3 nM). In- zwischen wurde eine ganze Reihe weiterer bis-basischer Verbindungen beschrieben, bei denen z. B. zwei Benzamidin-Reste über einen Oxazolin-Ring (Kj = 18 nM) (M.L. Quan et al., Bioorg. Med. Chem. Lett. 7, 2813-2818, 1997) bzw. eine Carboxymethylalkyl-Kette (Kj = 34 nM) verknüpft sind (T.P. Maduskuie et al., J. Med. Chem. 41, 53-62, 1998). Nachteil der bis-basischen Verbindungen ist insbe- sondere die geringe Bioverfügbarkeit nach oraler Gabe. Auch Hemmstoffe für F Xa, die nur eine basische Gruppe enthalten, wurden beschrieben. N-substituierte Amidino-phenoxypyridine (Kj = 0,11 nM für BX- 807834) wurden auf der Basis von BABCH entwickelt (R. Mohan et al, Bioorg. Med. Chem. Lett. 8, 1877-1882, 1998; GB. Phillips et al. J. Med. Chem. 41, 3557-3562, 1998). Amide des Nα-Adamantyloxycarbonyl-3-amidinophenyl- alanins (Ki = 74 nM für die wirksamste Verbindung) sind selektive Hemmstoffe des F Xa (S. Sperl et al., Biol. Chem. 381, 321-329, 2000), während Nα- arylsulfonyl-aminoacylierte Ester des 3-Amidinophenylalanins eine geringe Hemmwirkung (Kj = 840 nM für TAPAM) besitzen (J. Stürzebecher et al., Thromb. Res. 54, 245-252, 1998). Die WO 96/10022 offenbart Hemmstoffe, die überhaupt keine starke Ladung mehr besitzen (Kj = 3,0 nM für die wirksamste Verbindung).
Bisher wurden nur wenige Peptide als Hemmstoffe für F Xa beschrieben, die sich von der Substrat-Sequenz He-Glu-Gly-Arg ableiten. Die von Kettner und Shaw (Thromb. Res. 22, 645-652, 1981) beschriebenen Chlormethylketone hemmen F Xa irreversibel und sind nicht für in vivo-Anwendungen geeignet. Dagegen sind die Peptide SEL 2489 (Kj = 25 nM) und SEL 2711 (Kj = 3 nM) außerordentlich wirksam (J. A. Ostrem et al., Biochemistry 37, 1053-1059, 1998). Auch einige Peptidyl-Arginin- Aldehyde und Peptidyl-Arginyl-Ketone wurden beschrieben, die neben Argininal oder einem Arginyl-Ketonderivat, wie z.B. Arginyl-Ketothiazol in P3-Position ein D-Arginin bzw. eine unnatürliche basische Aminosäure, wie z.B. 4-Amidinophenylalanin, 3- oder 4- Amidinopiperidinylalanin und 4- Guanidmophenylalanin in P3 besitzen (Z. H. Jonathan, Bioorg. Med. Lett. 9, 3459-3464, 1999 und Übersichtsarbeit: Zhu und Scarborough Current Opinion in Cardiovascular, Pulmonary & Renal hivestigational Drugs 1999, 1, 63-88).) In der Anmeldung WO 01/96366 sind Hemmstoffe offenbart, die sich von acyliertem Amidmobenzylamin ableiten und neben einer natürlichen Aminosäure in P2 einen D-Ser-Ether oder ein vergleichbares Derivat einer unnatürlichen Aminosäure enthalten. Verbindungen diese Typs hemmen sowohl F Xa (Kj = 30 nM für die wirk- samste Verbindung) als auch die Gerinnung von menschlichem Blutplasma sehr wirksam. Allerdings haben Verbindungen diese Typs nur unzureichende pharma- kokinetische Eigenschaften für eine Anwendung in vivo; sie werden nach oraler Gabe kaum resorbiert und im Versuchstier nach i.v.-Gabe sehr schnell aus der Zirkulation eliminiert.
Der Erfindung liegt daher die Aufgabe zu Grunde, einen auch für therapeutische Anwendungen geeigneten Wirkstoff anzugeben, der den Gerinnungsfaktor Xa mit hoher Aktivität und Spezifität hemmt und der nach i.V.-, s.c- oder oraler Gabe möglichst lange im Körper zirkuliert.
Überraschend wurde gefunden, dass acyliertes Amidinobenzylamin gemäß der im Patentanspruch 1 angeführten allgemeinen Formel I,
Figure imgf000004_0001
wobei
Figure imgf000004_0002
und
P, =
Figure imgf000004_0003
ist, insbesondere Verbindungen des 4-Amidinobenzylamins, bei denen X, R2, R3 und R-i natürliche und/oder unnatürliche Aminosäuren ergeben, dann sowohl Faktor
Xa sehr wirksam inaktivieren als auch langsam aus der Zirkulation eliminiert werden, wenn neben der Amidinofunktion weitere geladene Gruppen, vorzugsweise Carboxyl, Amino, Amidino, Hydroxyamidino, Amidrazono oder Guanidino eingeführt werden. Die Carboxylgruppen können auch geschützt in Form ihrer Ester vorliegen, wobei bevorzugt Ethylester Verwendung finden. Diese Ester werden in vivo teilweise in die freien Säuren umgewandelt.
Die Benennung der Reste P2 und Pi in dem Struktursegment A der allgemeinen Formel I bezieht sich nicht auf die sonst üblicherweise verwendete Nomenklatur der Aminosäurereste in Peptidsubstraten von Serinproteasen und davon abgeleite- ten Inliibitoren, wie sie von Schechter und Berger eingeführt wurde (Schechter und Berger, Biochem. Biophys. Res. Comm. 27, 157-162 (1967)). In allen Teilen der Erfindung, d.h. sowohl in der Beschreibung als auch in den Ansprüchen gelten die folgenden Definitionen:
Der Buchstabe P in Zusammenhang mit einer Zahl von 1 bis 3 in normaler Schrift, d.h. Pl, P2 oder P3, wird für Aminosäurereste und deren Derivate entsprechend der Nomenklatur von Schechter und Berger verwendet. Dagegen steht der Buchstabe P in Zusammenhang mit einer tiefgestellten 1 oder 2, d.h. Pi oder P2, für Aminosäurereste und deren Derivate als Bestandteile der Struktur A in Formel I der vorliegenden Erfindung. Dabei entspricht substituierte oder unsubsti- tuierte natürliche oder unatürliche Aminosäure Pi in der Struktur A P2 nach Schechter und Berger und die in der D-Konfiguration vorliegende substituierte oder unsubstituierte natürliche oder unatürliche Aminosäure P2 in der Struktur A entspricht P3 nach Schechter und Berger.
In Formel I ist
Ri ein H oder -(CH2)aCOOR6 mit a = 0, 1, 2, 3, 4 oder 5, vorzugsweise mit a= 0, 1 oder 2, wobei Re ein verzweigter oder unverzweigter Alkylrest mit vorzugsweise 1 bis 6 C-Atomen, insbesondere 1 bis 3 C- Atomen, vor allem Ethyl, ist; R2 ist ein H, ein verzweigter oder unverzweigter Alkylrest mit 1 bis 8 C-Atomen, vorzugsweise mit 1 bis 3 C-Atomen, oder
-(CH2)cCOOR8 mit c = 1, 2, 3 oder 4, wobei R8 H oder ein verzweigter oder unverzweigter Alkylrest mit vorzugsweise 1 bis 6 C-Atomen, insbesondere 1 bis 3 C-Atomen, vor allem Ethyl, ist, oder
-(CH2)d-OR9 mit d = 1, 2, 3 oder 4, wobei R9 H ist, oder
-(CH2)eORιo, -(CH2)eSRιo, -(CH2)e-Guanidino, -(CH2)e-Imidazol oder -(CH2)eNHRιo mit e = 1, 2, 3, 4 oder 5 ist, wobei Rio H, ein verzweigter oder unverzweigter Alkylrest mit 1-16, insbesondere 1-8, vor allem 1-3 C-Atomen oder ein substituierter oder unsubstituierter Aryl-, Heteroaryl-, Aralkyl- oder Heteroa- ralkylrest ist, wobei der Alkykest vorzugsweise 1 bis 16, insbesondere 1 bis 8, vor allem 1 bis 3 C-Atome, und der Aryl- oder Heteroarylrest vorzugsweise 4 bis 14, insbesondere 6 bis 10, vor allem 6 C-Atome und vorzugsweise 1 bis 3 N als Hete- roatom besitzt;
R3 ist ein H oder -(CH2)bR7 mit b = 1, 2, 3, 4, 5, 6, 7 oder 8, vorzugsweise mit b = 2 oder 3, wobei R7 H, ein verzweigter oder unverzweigter Alkykest mit 1 bis 10 C-Atomen, vorzugsweise mit 1 bis 3 C-Atomen, oder ein geladener Rest, vorzugsweise eine -(CH2)jCOORι3, -(CH2)jSO2Rι3, -(CH2)jNH2, -(CH2)rAmidino-, -(CH )j-Hydroxyamidino- oder -(CH )j-Guanidinogruppe mit j = 0, 1 oder 2, wobei R H oder ein Alkykest mit vorzugsweise 1 bis 6 C-Atomen, insbesondere 1 bis 4, vor allem Ethyl, ist;
ist ein verzweigter oder unverzweigter Alkylrest mit 1 bis 8, vorzugsweise 1 bis 3, C-Atomen, -(CH2)fORn, -(CH2)fSRπ, -(CH2)rGuanidino, -(CH2)rImidazol, -(CH2)rRπ oder -(CH2)fNHRπ mit f = 1, 2, 3, 4 oder 5, vorzugsweise 1 oder 2, insbesondere 1, wobei Rn H, ein verzweigter oder unverzweigter Alkylrest mit 1 bis 16, vorzugsweise 1 bis 8, insbesondere 1-4 C-Atomen, vor allem fßutyl oder ein substituierter oder unsubstituierter Aryl-, Heteroaryl-, Aralkyl- oder Heteroa- ralkylrest ist, wobei der Alkykest vorzugsweise 1 bis 16, insbesondere 1 bis 8, vor allem 1 bis 3 C-Atome und der Aryl- oder Heteroarylrest vorzugsweise 4 bis 14, insbesondere 6 bis 10, vor allem 6 C-Atome und vorzugsweise 1 bis 3 N als Hete- roatom besitzt; wobei P2 in der Struktur A der allgemeinen Formel I in der D- Konfiguration vorliegt;
R5 ist -(CH2)g(CH3)h, -(CH2)i-Aryl mit g + h = i = 0, 1, 2 oder 3, -SO2Rι2, -CORι2, oder -COORι2, wobei Rι2 ein verzweigtes oder unverzweigtes Alkyl mit 1-16, vorzugsweise 1 bis 8, insbesondere 1-4, vor allem 1-2 C-Atomen, ein substituierter oder unsubstituierter Aryl-, Heteroaryl-, Aralkyl- oder Heteroaralkykest, ein Adamantyl-, ein Campher-, ein Cyclohexylmethykest, vorzugsweise Benzyl, ist, wobei R5 mit einer geladenen oder ungeladenen Gruppe, vorzugsweise einer -(CH2)jCOOR13, -(CH2)jSO2R13, -(CH2)jNH2, -(CH2)j-Amidino-,
-(CH2)j-Hydroxyamidino- oder -(CH2)j-Guanidino-Gruppe mit j = 0, 1 oder 2 modifiziert sein kann, wobei Rι3 H oder ein Alkylrest mit vorzugsweise 1 bis 6 C- Atomen, insbesondere 1 bis 4, vor allem Ethyl, ist;
U ist ein Phenyl- oder Cyclohexykest; ein Heterophenyl- oder Heterocyclohexyl- rest mit vorzugsweise mindestens einem N, S oder O als Heteroatom, insbesondere Pyridin, Piperidin oder Pyrimidin oder ein Thiophenrest;
V ist (CH2)n mit n = 0, 1, 2 oder 3, vorzugsweise 0; X ist N oder CH, vorzugsweise CH;
Y ist N oder (CH)m mit m = 0 oder 1, vorzugsweise CH;
Z kommt in 3- oder 4-Position vor und ist eine Aminomethyl-, eine Guanidino- funktion oder eine Amidinogruppe
Figure imgf000007_0001
wobei Ri4 H, OH, NH2, -COR15 oder -COORis ist, wobei R15 ein verzweigter oder unverzweigter Alkykest mit 1 bis 16, vorzugsweise 1 bis 8, insbesondere 1 bis 4, vor allem 1 bis 2 C-Atomen oder ein substituierter oder unsubstituierter Aryl- oder Heteroaryl-, Aralkyl- oder Heteroaralkykest ist, wobei der Alkykest vorzugsweise 1 bis 16, insbesondere 1 bis 8, vor allem 1 bis 4 und besonders bevor- zugt 1 bis 2 C-Atome und der Aryl- oder Heteroarylrest vorzugsweise 4 bis 14, insbesondere 6 bis 10, vor allem 6 C-Atome und vorzugsweise 1 bis 3 N als Hete- roatom besitzt; wobei ein oder mehrere geladene Reste vorzugsweise abgeleitet von -COOH, -CH(COOH)2, -SO2H, NH2, einer Amidino-, Hydroxyamidino-, Amidrazono- oder Guanidinogruppe in den Resten Ri, R2, R3 oder R5 vorhanden sind; oder eine Verbindung der allgemeinen Formel I in Form eines Prodrugs oder in Form ihres Salzes.
Ein Prodrug im Sinne der vorliegenden Erfindung ist ein acyliertes Amidino- oder Guanidinobenzylamin gemäß der allgemeinen Formel I, das als pharmazeutisch inaktives Derivat der entsprechenden pharmazeutisch wirksamen Substanz vorliegt und nach oraler Gabe spontan oder enzymatisch biotransformiert wird unter Freisetzung der pharmazeutisch wkksamen Substanz.
Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei U an 1, 2 oder 3 Positionen vorzugsweise mit einem Halogen, insbesondere Fluor oder Chlor, oder einem Methyl-, Ethyl-, Propyl-, Me- thoxy-, Ethoxy-, oder Propoxyrest substituiert ist.
Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei eine Carboxylgruppe als Ester, bevorzugt als Ethylester, geschützt vorliegt, die im Sinne eines Prodrugs erst nach Aufnahme im Körper in eine Carboxylgruppe umgewandelt wird.
Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei R9 in diesem Fall ein Alkylcarbonyl-, Aralkylcarbonyl-, Alkyloxycarbonyl- oder Aralkyloxycarbonyl-Rest ist, wobei der Alkylrest vorzugsweise 1 bis 6, insbesondere 1 bis 4 C-Atome und der Arykest vorzugsweise 5 bis 8, insbesondere 6 C-Atome besitzt; und wobei R9 im Sinne eines Prodrugs erst nach Aufnahme im Körper in eine Carboxylgruppe umgewandelt wird. Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei P2 in der Struktur A der allgemeinen Formel I von einer der folgenden Aminosäuren in der D-Konfiguration abstammt: D-2,3- Diaminopropionsäure, D-2,4-Diaminobuttersäure, D-Ornithin, D-Arginin, D- Homoarginin, D-Norarginin, D-4-Guanidinophenylalanin, D-4-
Guanidinophenylhomoalanin, D-4-Guanidinophenylglycin, D-3-
Guanidinophenylalanin, D-3-Guanidinophenylhomoalanin, D-3-
Guanidinophenylglycin, D-4-Amidmophenylalanin, D-4- Amidinophenylhomoalanin, D-4-Amidinophenylglycin, D-3-
Amidinophenylalanin, D-3-Amidinophenylhomoalanin, D-3-
Amidinophenylglycin, D-4-Aminomethylphenylalanin, D-4-Ammomethylphe- nylhomoalanin, D-4- Aminomethylphenylglycin, D-3 - Aminomethylphenylalanin, D-3-Aminomethylphenylhomoalanin, D-3 -Aminomethylphenylglycin, D-4- Aminophenylalanin, D-4-Aminophenylhomoalanin, D-4-Aminophenylglycin, D- 3-Aminophenylalanin, D-3-Aminophenylhomoalanin, D-3-Aminophenylglycin, D-4-Guanidinomethylphenylalanin, D-4-Guanidinomethylphenylhomoalanin, D- 4-Guanidinomethylphenylglycin, 3-Guanidinomethylphenylalanin, D-3- Guanidinomethylphenylhomoalanin, D-3-Guanidinomethylphenylglycin, D-4- Piperidinylalanin, D-4-Piperidinylhomoalanin, D-4-Piperidinylglycin, D-4-N- (Amidino)Piperidinylalanin, D-4-N-(Amidino)Piperidiny omoalanin, D-4-N- (Amidino)Piperidinylglycin, D-3-Piperidinylalanin, D-3-Piperidinylhomoalanin, D-3-Piperidinylglycin, D-3-Amidinopiperidinylalanin, D-3-
Amidinopiperidinylhomoalanin, D-3-Amidinopiperidinylglycin, D-4- Aminocyclohexylalanin in eis oder trans, D-4-Aminocyclohexylhomoalanin in eis oder trans, D-4-Aminocyclohexylglycin in eis oder trans, n-Butylamidinoglycin, n-Pentylamidinoglycin oder n-Propylamidinoglycin. D-Alanin(3-(1-N- Piperazinyl) oder D-Homoalanin(3-(l-N-Piperazinyl). Die genannten Aminosäurenhaben gemeinsam, dass sie Arginin-Derivate sind. Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei P2 in der Struktur A der allgemeinen Formel I ebenfalls von einer Aminosäure in der D-Konfiguration abstammt, die ein Arginin-Derivat ist, die aber eine geringere Basizität aufweist als die im vorigen Absatz genannten Aminosäuren. Besonders geeignete Beispiele hierfür sind: D-Canavanin, D- Homocanavanin, D-Norcanavanin; D-Canavanin wird analog der Vorschrift für L-Canavanin mit D-Homoserin als Ausgangsstoff synthetisiert (Kim et al., Med. Chem. Res. 377-383 (1996). Weitere Beispiele sind: 2-Amino-4- Amidinohydrazono-Buttersäure, 2-Amino-5-Amidinohydrazono-Propionsäure, 2- Amino-5-Amidinohydrazono-Pentansäure. Die Synthese erfolgt nach der Strategie, die für die Einführung der Amidrazonogruppe in eine Serie von Thrombin- hemmstoffen beschrieben wurde (Soll et al., Bioorg. Med. Chem. Lett. 10 (2000) 1-4). Des Weiteren 2-Amino-4-(Pyridin-4-ylamino)-Buttersäure, 2-Amino-4- (Pyridin-4-ylamino)-Propionsäure, 2-Amino-4-(Pyridin-4-ylamino)-Pentansäure, wobei die Synthese der Aminopyridinderivate wie in: von der Saal, Bioorg. Med. Chem. Lett. 7, 1283-1288 (1997) beschrieben erfolgt. Ein weiteres Beispiel ist das 4-Lnidazolyl-Propargylglycin, das aus Propargylglycin (Advanched Chemtech) und Pd-Katalysierter Kopplung mit N-Trityl-4-Iodimidazol analog folgender Referenzen: Lee et al., Bioorg. Med. Chem. Lett. 10, 2775-2778 (2000); Kirk, K.I. J. Heterocycl. Chem. 22, 57 ff. (1985) hergestellt wird. Weitere Beispiele sind: D- Histidin, D-Homohistidin, D-Histidin-(1 -Methyl), D-Homolτistidin-(l-Methyl), D-Histidin-(3-Methyl), D-Homohistidin-(3-Methyl), D-Alanin(4-[5-2(- amino)imidazoyl], D-Homoalanin(4-[5-2(-amino)imidazoyl], D-Glycin(4-[5-2(- amino)imidazoyl], D-Alanin(4-Pyridyl), D-Homoalanin(4-Pyridyl), D-Glycin(4- Pyridyl), D-Alanin(3 -Pyridyl), D-Homoalanin(3 -Pyridyl), D-Glycin(3-Pyridyl), D-Alanin(2-Pyridyl), D-Homoalanin(2-Pyridyl), D-Glycin(2-Pyridyl), D- Alanin(3-(2-Pyrimidinyl), D-Homoalanin(3-(2-Pyrimidinyl), D-Alanin(3-(5- Pyrimidinyl), D-Homoalanin(3-(5-Pyrimidinyl), D-2-Amino-3-(2-amino- pyrimidin-5-yl)-propionsäure, D-2-Amino-4-(2-amino-pyrimidin-5-yl)- buttersäure, D-Alanin(3-(2-benzimidazolyl)), D-Homoalanin(3-(2- benzimidazolyl)), D-Alanin(3-(3-Quinolinyl), D-Homoalanin(3-(3-Quinolinyl), D-Tryptophan, D-Homotryptophan, D-Tryptophan das mit Aminoalkylgruppen am Indolring substituiert ist, D-Homokyptophan das mit Aminoalkylgruppen am Indolring substituiert ist, D-2-Amino-3-(6-amino-ρyridin-3-yl)-propionsäure, D-2- Amino-4-(6-amino-pyridin-3-yl)-buttersäure, D-2-Amino-3-(6-amino-2-methyl- pyridin-3-yl)-propionsäure, D-2-Amino-4-(6-ammo-2-methyl-pyridin-3-yl)- buttersäure, D-2-Amino-3-(6-amino-2,4-dimethyl-pyridm-3-yl)-propionsäure, D- 2- Amino-4-(6-amino-2,4-dimethyl-pyridm-3 -yl)-buttersäure, D-Citrullin, D- Homocitrullin, D-Norcitrullin, D-4-Hydroxyamidinophenylalanin, D-4- Hydroxyamidinophenylhomoalanin, D-4-Hydroxyamidinophenylglycin, D-3- Hydroxyamidinophenylalanin, D-3-Hydroxyamidinophenylhomoalanin oder D-3- Hydroxyamidinophenylglycin. Ein Vorteil von Faktor Xa-Inhibitoren mit diesen weniger basischen D-Arginin-Mimetika besteht darin, dass sie bei physiologischem pH Wert nur teilweise geladen sind und daher oral besser aufgenommen werden.
Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei die Verbindung die folgende Struktur aufweist
Figure imgf000011_0001
wobei die in der Struktur enthaltenen Hydroxamidinogruppen im Sinne eines Prodrugs erst nach Aufnahme im Körper in die analogen Amidinogruppen umgewandelt werden, wodurch die inhibitorisch wirksame jnMbitorstniktur entsteht. Weitere besonders geeignete Verbindungen sind Verbindungen nach der allgemeinen Formel I, wobei der Substituent am substituierten Aryl-, Heteroaryl-, A- ralkyl- oder Heteroaralkykest ein Halogen, vorzugsweise Fluor, Chlor oder Brom, insbesondere Fluor oder Chlor, ist.
Neben der Inaktivierung von Faktor Xa werden die zusätzlich geladenen 4- Amidinobenzylamin-Derivate auf vorteilhafte und überraschende Weise sehr langsam eliminiert, so dass die erfindungsgemäßen Verbindungen eine neue Gruppe von hochaktiven F Xa-Hemmstoffen darstellen.
Die Verbindungen liegen in der Regel als Salze, vorzugsweise mit Mineralsäuren, bevorzugt als Hydrochloride, vor oder vorzugsweise als Salze mit geeigneten organischen Säuren. Bevorzugte Salze von Mineralsäuren sind auch Sulfate. Geeignete organische Säuren sind beispielsweise Essigsäure, Ameisensäure, Methylsul- fonsäure, Bernsteinsäure, Apfelsäure oder Trifluoressigsäure, wobei bevorzugte Salze von organischen Säuren Acetate sind.
Die Verbindungen der allgemeinen Formel I können in prinzipiell bekannter Weise, wie nachfolgend beschrieben, beispielsweise wie folgt hergestellt werden:
Aus dem kommerziell erhältlichen 4-Cyanobenzylamin (Showa Denko, Japan) wird das Boc-geschützte 4-Acetyloxamidinobenzylamin nach dem Fachmann bekannten Verfahren gewonnen. Nach Abspaltung der Boc-Schutzgruppe erfolgt die Ankopplung der weiteren Aminosäuren und der Schutzgruppe R5 mittels Stan- dardkopplungsmethoden mit Boc als N-terminaler Schutzgruppe. Die zweite A- minosäure kann auch direkt als N-aryl- bzw. N-aralkyl-sulfonyl-geschützte Aminosäure gekoppelt werden. Die Peptidanaloga werden sequentiell, beginnend vom Acetyloxamidinobenzylamin, aufgebaut. Die meisten Zwischenprodukte kristallisieren gut und lassen sich damit einfach reinigen. Die Endreinigung der Hemm- Stoffe erfolgt auf der letzten Stufe vorzugsweise über präparative, reversed-phase HPLC. Ein weiterer Gegenstand der Erfindung ist ein Verfahren zur Herstellung einer Verbindung nach der allgemeinen Formel I, wobei sequentiell die entsprechenden Aminosäuren an ein 4-Acetyloxamidinobenzylamin angekoppelt werden, wobei die N-terminale Aminosäure entweder den R5-Rest bereits trägt oder dieser anschließend daran gebunden wird.
Ein weiterer Gegenstand der Erfindung ist ein Arzneimittel enthaltend einen erfindungsgemäßen Hemmstoff sowie weitere pharmazeutisch geeignete Hilfs- und/oder Zusatzstoffe. Geeignete Hilfs- und/oder Zusatzstoffe, die z.B. der Stabilisierung und/oder Konservierung des Arzneimittels dienen, sind dem Fachmann allgemein geläufig (z.B. Sucker H. et al., (1991) Pharmazeutische Technologie, 2. Auflage, Georg Thieme Verlag, Stuttgart). Hierzu zählen beispielsweise physiologische Kochsalzlösungen, Ringer-Dextrose, Ringer-Laktat, entmineralisiertes Wasser, Stabilisatoren, Antioxidantien, Komplexbildner, antimikrobielle Verbindungen, Proteinaseinhibitoren und/oder inerte Gase.
Das Arzneimittel könnte beispielsweise in parenteraler Anwendungsform, insbesondere in intraartieller, intravenöser, intramuskulärer oder subcutaner Form, in enteraler Anwendungsform, insbesondere zur oralen oder rektalen Anwendung, oder in topischer Anwendungsform, insbesondere als Dermatikum, angewendet werden. Bevorzugt sind intravenöse oder subkutane Anwendungen.
In einer Ausführungsform der Erfindung wird das Arzneimittel beispielsweise in Form einer Tablette, eines Dragees, einer Kapsel, eines Pellets, Suppositoriums, einer Lösung, insbesondere einer Injektions- oder Infusionslösung, von Augen-, Nasen und Ohrenkopfen, eines Safts, einer Kapsel, einer Emulsion oder Suspension, eines Globuli, Styli, Aerosols, Puders, einer Paste, Creme oder Salbe eingesetzt. Die erfindungsgemäßen Hemmstoffe von Faktor Xa oder die genannten Arzneimittel werden bvorzugt zur Diagnose, Therapie oder Prophylaxe einer kardiovaskulären Erkrankung oder eines thromboembolischen Ereignisses, insbesondere in oraler, subkutaner, inkavenöser oder kansdermaler Form verwendet.
Die Erfindung soll nachstehend anhand von drei Ausführungsbeispielen näher erläutert werden, ohne sie zu beschränken
Methoden Analytische HPLC: Shimadzu LC-10A System, Säule: Vydac Cι8, 5 μm (250 x 4 mm) Lösungsmittel A: 0,1 % TFA in Wasser, B: 0,1 % TFA in ACN, Gradient: 10 % B bis 60 % B in 50 min, 1 ml/min Fluß, Detektion bei 220 oder 215 nm. Präparative HPLC: Shimadzu LC-8A System, Säule: Knauer Cι8, 5 μm (250 x 32 mm) Lösungsmittel A: 0,1 % TFA in Wasser, B: 0,1 % TFA in ACN, Gradient: 10 % B bis 55 % B in 120 min, 10 ml/min Fluß, Detektion bei 220 nm.
Massenspekkoskopie: Die Massenspekken wurden auf einem Kompact Probe der Firma Kratos (Manchester, England) mit einem Flugzeitmessungsdetektor und α- Cyano-Hydroxyzimtsäure als Matrix, bzw. auf einem ESI-MS LCQ der Firma Finnigan (Bremen, Deutschland), gemessen.
Beispiel 1: Synthese von Benzylsulfonyl-D-Ser(tBu)-Glu-4-
Amidinobenzylamid x TFA
Figure imgf000014_0001
1.1 Boc-4-Cyanobenzylamid
20 g (0,151 mol) 4-Cyano-benzylamin wurden in 300 ml H20, 150 ml Dioxan und 150ml I N NaOH gelöst. Unter Eiskühlung wurden 37,5 ml Di-tert.-butyl- dicarbonat zugetropft und eine Stunde bei 0 °C sowie weitere 24 Std. bei Raumtemperatur gerührt. Das Dioxan wurde im i.V. entfernt und das Produnkt wurde in Essigester und 5 % KHSO4-Lösung aufgenommen. Die Essigesterphase wurde 3Mal mit 5 %-iger KHSO4- und 3-mal mit gesättigter NaCl-Lösung gewaschen, über Na2SO getrocknet und i.V. eingeengt (weiße Kristalle). HPLC: Aceto- nitril/H2O, Elution bei 44,1 % Acetonitril; Ausbeute: 30,48 g (0,131 mol), 87 %.
1.2 Boc-4-Acetyloxamidinobenzylamid
Nach Judkins et al. (Synthetic Comm. 26, 4351-4367, 1996) wurden 30,48 g (0,131 mol) Boc-4-Cyanobenzylamid mit 13,65 g (0,197 mol) Hydroxylamin x HC1 und 34 ml (0,197 mol) DLEA in 300 ml abs. Ethanol gelöst. Es wurde 2 Std. unter Rückfluss gekocht und über Nacht bei Raumtemperatur gerührt. Danach wurde der Ansatz i.V. eingeengt, der Rückstand in ca. 200 ml Essigsäure gelöst und mit 18,67 ml (0,197 mol) Essigsäureanhydrid versetzt. Nach 1 Std. wurde erneut eingeengt, in Essigester gelöst und bei 0 °C je 3-mal mit 5 %iger KHSO4- und gesättigter NaCl-Lösung gewaschen. Nach dem Trocknen über Na2SO4 und Einengen i.V. fiel ein weißes Pulver an. HPLC: Acetonitril/H2O, Elution bei 32,0 % Acetonitril; Ausbeute: 31,3 g (0,102 mol) 78 %.
1.3 4-AcetyloxAmidinobenzylamin x HC1
5 mmol Boc-4-Acetyloxamidinobenzylamid werden in 20 ml 1 N HC1 in Eisessig gelöst und 45 min bei Raumtemperatur stehen gelassen. Dann wird i.V. weitgehend eingeengt, das Produkt mit kockenem Diethylether gefällt, abgefrittet, nochmals mit irischem Ether gewaschen und i.V. gekocknet. Auf Grund der quantitativen Umsetzung wurde das Produkt ohne weitere Reinigung für den nächsten Syntheseschritt eingesetzt.
1.4 Boc-Glu(OBzl)-4-Acetyloxamidinobenzylamid Die Kopplung von Boc-Glu(OBzl)-OH (Orpegen, Heidelberg) an 4- AcetyloxAmidinobenzylamin x HC1 erfolgte nach Frerot et al. (Tekahedron 47, 259 ff, 1991). Dazu wurden 2,27 g (9,3 mmol) 4-AcetyloxAmidinobenzylamin x HC1 und 3,138 g g (9,3 mmol) Boc-Glu(OBzl)-OH in ca. 25 ml DMF gelöst. Bei 0 °C wurden 4,84 g (9,3 mmol) PyBOP und 3,878 ml (27,9 mmol) TEA zugegeben und der pH- Wert mit TEA auf 9 eingestellt. Nach 1 Std. Rühren bei Raumtemperatur wurde i.V. eingeengt, in Essigester aufgenommen und je 3-mal sauer, basisch und neukal gewaschen, mit Na2S04 gekocknet und i.V. eingeengt. Ausbeute: 4,1 g (7,8 mmol) 84 %.
1.5 H-Glu(OBzl)-4-Acetyloxamidinobenzylamid x HC1
4,1 g (7,8 mmol) Boc-Glu(Bzl)-4-Acetyloxamidinobenzylamid wurden in 100 ml 1 N HC1 in Eisessig gelöst und 45 min bei Raumtemperatur stehen gelassen. Dann wurde i.V. weitgehend eingeengt und mit trockenem Diethylether gefällt, danach abgefrittet und das Produkt nochmals mit frischem Ether gewaschen. Nach Trocknen des Produkts i.V. wurde es ohne weitere Aufreinigung für die Synthese nach Punkt 1.7 eingesetzt.
1.6 Benzylsulfonyl-D-Ser(tBu)-OH 525 mg (3,257 mmol) H-D-Ser(tBu)-OH und 1,187 ml (6,824 mmol) DIEA wurden in 75 ml 50 % Acetonikil gelöst. Dann wurden 591 mg (3,102 mmol) Benzyl- sulfonylchlorid zugegeben und 12 Std. bei Raumtemperatur gerührt. Es wurde i.V. eingeengt, mit Essigester aufgenommen und je 3-mal sauer und neukal gewaschen. Nach Trocknen über Nakiumsulfat wurde i.V. eingeengt. Ausbeute: 743 mg (2,357mmol) 76 %.
1.7 Benzylsulfonyl-D-Ser(tBu)-Glu(OBzl)-4-Acetyloxamidinobenzylamid
136 mg (0,433 mmol) Benzylsulfonyl-D-Ser(tBu)-OH und 194 mg (0,433 mmol)
H-Glu(OBzl)-4-Acetyloxamidinobenzylamid x HC1 wurden in 5 ml abs. DMF gelöst. Unter Eiskühlung wurden 225 mg (0,433 mmol) PyBOP und 230 μl (1,32 mmol) DIEA zugegeben. Nach 2 Std. wurde i.V. eingeengt, mit Essigester aufge- nommen und je 3 -mal sauer, basisch und neutral gewaschen. Nach Trocknen über Natriumsulfat wurde i.V. eingeengt und ohne weitere Aufarbeitung nach Punkt 1.8 hydriert. Ausbeute: 242 mg (0,342 mmol) 79 %.
1.8 Benzylsulfonyl-D-Ser(tBu)-Glu-4-Amidinobenzylamid x TFA 242 mg (0,342 mmol) Bzls-D-Ser(tBu)-Glu(OBzl)-4-Acetyloxamidinobenzylamid wurden in 30 ml 90 %iger Essigsäure gelöst. Anschließend wurden unter Argon 20 mg 10 % Palladium auf Aktivkohle zugesetzt. Argon wurde durch eine Wasserstoffatmosphäre ersetzt und der Ansatz unter Rühren 24 Std. hydriert. Der Katalysator wurde abfilkiert, das Filkat i.V. eingeengt und das Produkt mit präpara- tiver reversed-phase HPLC gereinigt (Acetonitril/H2O, 0,1 % Trifluoressigsäure, Elution bei 34,9 % Acetonitril).
Beispiel 2: Hemmung von F Xa durch ausgewählte acylierte Amidmoben- zylamin-Verbindungen
Figure imgf000017_0001
Bestimmung der Hemmwkkung
Zur Bestimmung der Hemmwirkung wurden 200 μl Tris-Puffer (0,05 M, 0,154 M NaCI, 5% Ethanol, pH 8,0; enthält den Inhibitor), 25 μl Subskat (Moc-D-Nle- Gly-Arg-pNA in H2O; Pentapharm Ltd., Basel, Schweiz) und 50 μl F Xa (vom Rind, Diagnostic Reagents Ltd, Thame, GB) bei 25 °C inkubiert. Nach 3 min wurde die Reaktion durch Zugabe von 25 μl Essigsäure (50%) unterbrochen und die Absorption bei 405 nm mittels Microplate Reader (MR 5000, Dynatech, Denkendorf, Deutschland) bestimmt. Die Kj-Werte wurden nach Dixon (Biochem. J. 55, 170-171, 1953) durch lineare Regression mittels eines Computerprogramms ermittelt. Die Kj-Werte sind das Mittel aus mindestens drei Bestimmungen. Beispiel 3: Elimination nach i.v.-Gabe von 1 mg/kg Körpergewicht an der Ratte von Derivaten des BenzyIsuIfonyI-D-Ser(tBu)-Gly-4- amidinobenzylamids mit Ala, Asp bzw. Glu in P2-Position
Figure imgf000018_0001
Tierversuche
Weibliche Wistar Ratten (240-300 g Körpergewicht) wurden narkotisiert (Ethylu- rethan 2,5 g/ml in NaCl, 0,5 ml/100 g Ratte), anschließend erfolgte die Präparation der am Hals gelegenen A. carotis. Ein in diesem Gefäß fixierter Katheter ermöglichte die Blutentnahme zu festgelegten Zeiten. Das Applikationsvolumen betrug 0,5 ml, als Applikationslösung wurde 0,9% NaCl eingesetzt. Blutproben ä 500 μl (versetzt im Verhältnis 19 + 1 mit 1,04 M Nakiumcikaf) wurden zu folgenden Zeitpunkten entnommen: 2, 5, 15, 30, 45, 60, 90, 120, 150, 180, 210, 240 und 270 min. Der entstandene Blutverlust wurde unmittelbar nach Entnahme der Probe mit 500 μl 0,9 % NaCl-Lösung kompensiert. Cikatplasma wurde durch Zentrifugation des Blutes bei 1200*g, für 10 min erhalten. Die Konzentration der Wkkstoffe im Plasma wurde mittels HPLC ermittelt. Beispiel 4: Hemmung von Faktor Xa durch Inhibitoren der allgemeinen Struktur nach Formel I
Figure imgf000019_0001
Figure imgf000020_0001
Figure imgf000021_0002
Beispiel s: Synthese von Beispiel 1: 3-(HOOC)Benzylsulfonyl-dSer(tBu)- Gly-4-Amidinobenzylamid x TFA (Nr. 19. der Tabelle aus Beispiel 4)
Figure imgf000021_0001
5a) 3-(COOMe)-Benzylsulfonsäure Nakium-Salz
5 g (21,1 mmol) 3-(Bromomefhyl)Benzoesäuremethylester (Lancaster) wurden in 35 ml Wasser suspendiert und nach Zugabe von 2,94 g (23,3 mmol) Na2SO3 8 h unter Rückfluss gekocht. Der Ansatz wurde heiß filkiert und das Wasser im Vakuum bis zur beginnenden Kristallisation eingeengt. Der Ansatz wurde über Nacht im Kühlschrank aufbewahrt, danach wurden die Kristalle abgesaugt und nochmals aus Wasser umkristallisiert. Die Kristalle wurden abgesaugt und im Vakuum gekocknet. Ausbeute: 3,9 g (15,46 mmol) HPLC: 22,3 % B
5b) 3-(COOMe)-Benzylsulfonylchlorid
2,5 g (9,91 mmol) 3-(COOMe)-Benzylsulfonsäure Nakium-Salz wurden mit ca. 10 ml Phosphorylchlorid angefeuchtet, mit 2,27 g (10,9 mmol) PCI5 versetzt und 15 Minuten im Eisbad gerührt. Danach wurde der Ansatz 4 h auf 80 °C erwärmt. Anschließend wurde der Ansatz auf Eis gegossen und 30 min kräftig gerührt, das Produkt schied sich in Form weißer Kristalle auf dem Eis ab. Nachdem das Eis teilweise aufgetaut war, wurde der Ansatz durch eine Fritte filtriert und das verbleibende Produkt-Eis-Gemisch mehrmals mit Wasser gewaschen. Die verbleibenden Kristalle wurden im Vakuum gekocknet. Ausbeute: 1,6 g (6,43 mmol) 65 % (weiße Kristalle)
5c) 3-(COOMe)-Benzylsulfonyl-dSer(tBu)-OH
0,75 g (4,65 mmol) H-dSer(tBu)-OH (Bachern) wurden in 60 ml kockenem DCM suspendiert, mit 1,23 ml (9,765 mmol) Trimethylsilylchlorid und 1,7 ml (9,765 mmol) DIEA versetzt. Der Ansatz wurde 1,0 h unter Rückfluss gekocht und danach im Eisbad abgekühlt. Anschließend wurden 1,27 g (5,12 mmol) 3- (COOMe)-Benzylsulfonylchlorid und 1,04 ml (6 mmol) DIEA in mehreren Portion innerhalb von 30 min zugegeben. Der Ansatz wurde weitere 15 min unter Eiskühlung und danach für 3 h bei Raumtemperatur gerührt. Das Lösungsmittel wur- de im Vakuum entfernt, der Rückstand in Wasser (mit 1 N NaOH auf pH 8,5-9 gebracht) gelöst und 2 x mit Ether extrahiert. Die wässrige Phase wurde mit 5 % KHSO4-Lösung angesäuert und 3 x mit Essigester exkahiert. Die vereinte Essigesterphase wurde jeweils 3 x mit 5 % KHSO -Lösung und NaCl-gesättigter Lösung gewaschen und mit Na2SO gekocknet. Anschließend wurde das Lösungsmittel im Vakuum entfernt. Ausbeute: 1 ,3 g (3,48 mmol Feststoff), HPLC: 51 % B
5d) H-Gly-4-(Acetyloxamidino)Benzylamid x HC1
2 g (5,49 mmol) Boc-Gly-4-(Acetyloxamidino)Benzylamid (hergestellt wie in WO 01/96286 A2 beschrieben) wurden mit 30 ml 1 N HC1 in Eisessig versetzt. Der Ansatz wurde gelegentlich umgeschüttelt. Nach 45 min wurde das Lösungsmittel etwas eingeengt und das Produkt durch Zugabe von Diethylether gefällt, auf einer Fritte abgesaugt, mit Ether gewaschen und im Vakuum gekocknet. Ausbeute: 1,55 g (5,15 mmol), weißer Feststoff
5e) 3-(COOMe)-Benzylsulfonyl-dSer(tBu)-Gly-4-(Acetyloxamidino)Benzylamid 1 g (2,68 mmol) 3-(COOMe)-Benzylsulfonyl-dSer(tBu)-OH und 0,84 g (2,8 mmol) H-Gly-4-(Acetyloxamidino)Benzylamid x HC1 wurden unter Rühren und Eiskühlung in 15 ml DMF gelöst und mit 1,39 g (2,68 mmol) PyBop sowie 1,26 ml (7,236 mmol) DIEA versetzt. Nach 30 min wurde das Eisbad entfernt und wei- tere 4 h bei Raumtemperatur gerührt. Das DMF wurde im Vakuum eingeengt, der verbleibende Rückstand in Essigester gelöst und jeweils 3 x mit 5 % KHSO4, NaCl-gesättigtem Wasser, gesättigter NaHCO3-Lösung und nochmals mit NaCl- gesättigtem Wasser gewaschen. Die Essigesterphase wurde mit Na2SO4 getrocknet und anschließend das Lösungsmittel im Vakuum entfernt. Das Rohprodukt wurde ohne weitere Reinigung für den nächsten Syntheseschritt verwendet. Ausbeute: 1,35 g (2,18 mmol) Öl, HPLC: 47,89 % B
5f) 3-(COOMe)-Benzylsulfonyl-dSer(tBu)-Gly-4-(Amidino)Benzylamid x Acetat 1 g (1,61 mmol ) 3-(COOMe)-Benzylsulfonyl-dSer(tBu)-Gly-4-(Acetyloxamidi- no)-Benzylamid wurden in 65 ml 90 % Essigsäure gelöst, mit 150 mg Katalysator (10 % Pd auf Aktivkohle) versetzt und über Nacht mit Wasserstoff hydriert. Der Katalysator wurde abfϊltriert und das Lösungsmittel im Vakuum eingeengt. Der verbleibende Rückstand wurde mit Toluen versetzt, danach wurde das Lösungsmittel im Vakuum wieder entfernt. Dieser Vorgang wurde nochmals wiederholt. Der verbleibende Rückstand wurde direkt für den nächsten Reaktionsschritt verwendet.
Ausbeute: 0,9 g (1,44 mmol) Feststoff, HPLC: 39,75 % B Ca. 50 mg des Rohproduktes wurden mit präparativer reversed-phase HPLC gereinigt und lyophilisiert. MS: berechnet 561,2 (monoisotopic), gefunden 562,9 [M+H]+
5g) 3-(COOH)-Benzylsulfonyl-dSer(tBu)-Gly-4-(Amidino)Benzylamid x TFA 750 mg (1,2 mmol) 3-(COOMe)-BenzylsulfonyI-dSer(tBu)-Gly-4-(Amidino)- Benzylamid x Acetat wurden in 20 ml Methanol und 10 ml Wasser gelöst und mit 4 ml 1 N LiOH versetzt. Der Ansatz wurde über Nacht gerührt, nach ca. 15 h mit 5 % KHSO neukalisiert (pH 6-7) und das Lösungsmittel im Vakuum entfernt. Das Rohprodukt wurde mittels präparativer reversed-phase HPLC gereinigt und lyophilisiert.
HPLC: 34,16 % B (weißer Feststoff) MS: berechnet 547,21 (monoisotopic), gefunden 548,3 [M+H]+
Beispiel β: BenzylsuIfonyI-dSer-Ser-4-AmidinobenzyIamid x TFA (Nr. 11 der Tabelle aus Beispiel 4)
Figure imgf000024_0001
6a) Boc-Ser-4-(Acetyloxamidino)Benzylamid
1 g (4,873 mmol) Boc-Ser-OH wurden in 50 ml DMF gelöst und bei -15 °C mit 0,536 ml (4,873 mmol) NMM und 0,6335 ml (4,873 mmol) CKBIE versetzt. Der Ansatz wurde 10 min bei -15 °C gerührt, dann wurden 1,187 g (4,873 mmol) 4- (Acetyloxamidino)Benzylamin x HC1 (hergestellt wie in WO 01/96286 A2 beschrieben) und 0,536 ml (4,873 mmol) NMM hinzugefügt. Nach 20 min wurden nochmals 0,15 ml NMM zum Ansatz gegeben. Der Ansatz wurde eine weitere Stunde bei -15 °C und über Nacht bei Raumtemperatur gerührt. Das Lösungsmittel wurde im Vakuum entfernt, der Ansatz in reichlich Essigester aufgenommen und 1 x mit wenig ges. NaHC0 -Lösung und 2 x mit wenig NaCl-gesättigtem Wasser gewaschen und mit Na2SO gekocknet. Das Lösungsmittel wurde im Vakuum entfernt. Ausbeute: 1,2 g weißer Schaum, HPLC: 29,9 % B
6b) H-Ser-4-(Acetyloxamidino)Benzylamid x TFA
1,1 g Boc-Ser-4-(Acetyloxamidino)Benzylamid wurden mit 2 ml Wasser und 18 ml TFA versetzt. Nach 1 h Rühren bei Raumtemperatur wurde das Produkt durch Zugabe von trockenem Diethylether gefällt, abgesaugt und nochmals mit Diethy- lether gewaschen. Das Produkt wurde im Vakuum gekocknet. Ausbeute: 0,85 g weißer Feststoff, HPLC: 15,42 % B
6c) Bzls-dSer(tBu)-Ser-4-(Acetyloxamidino)Benzylamid
0,2 g (0,634 mmol) Bzls-dSer(tBu)-OH und 0,2097 g (0,634 mmol) H-Ser-4-
(Acetyloxamidino)Benzylamid x TFA wurden in 10 ml DMF gelöst und bei 0 °C mit 0,329 g (0,634 mmol) PyBop und 329 μl DIEA versetzt. Der Ansatz wurde 30 min bei 0 °C und weitere 4 h bei Raumtemperatur gerührt. Das Lösungsmittel wurde im Vakuum entfernt, der Rückstand in reichlich Essigester aufgenommen und jeweils 2 x mit wenig Volumen an 5 % KHSO , NaCl-gesättigtem Wasser, gesättigter NaHCO3 -Lösung und nochmals mit NaCl-gesättigtem Wasser gewa- sehen und anschließend mit Na2SO4 gekocknet. Das Lösungsmittel wurde im Va- kuum entfernt. Es verblieb ein öliges Rohprodukt, das direkt für den nächsten Syntheseschritt eingesetzt wurde. Ausbeute: 0,31 g Öl, HPLC: 42,97 % B
6d) Bzls-dSer(tBu)-Ser-4-(Amidino)Benzylamid x TFA
200 mg (0,29 mmol) Bzls-dSer(©u)-Ser(Bzl)-4-(Acetyloxamidino)Benzylamid wurden in 100 ml 90 % Essigsäure gelöst, dazu wurden 50 mg Katalysator (10 % Pd/C) gegeben. Der Ansatz wurde 6 h bei Raumtemperatur und Normaldruck mit Wasserstoff hydriert. Anschließend wurde der Katalysator abfilkiert, das Lö- sungsmittel im Vakuum eingeengt und das Produkt mit präparativer HPLC gereinigt und lyophilisiert.
Ausbeute: 75 mg (weisser Feststoff), HPLC: 34,7 % B. MS: berechnet 533,23 (monoisotopic), gefunden 534,5 [M+H]+
Beispiel 7: 4-(AmmomethyI)BenzyIsuIfonyI-dSer(tBu)-GIy-4- Aimdinobenzylamid x 2 TFA
Figure imgf000026_0001
7a) 4-Cyano-Benzylsulfonsäure Nakium-Salz
30 g (153 mmol) 4-Cyanobenzylbromid (Aldrich) wurden in 150 ml Wasser suspendiert und nach Zugabe von 21,2 g (168,3 mmol) Na2SO3 8 h unter Rückfluß gekocht. Der Ansatz wurde heiß filtriert und das Wasser im Vakuum etwas einge- engt. Der Ansatz wurde zur Kristallisation über Nacht im Kühlschrank aufbewahrt, danach wurden die Kristalle abgesaugt und nochmals aus Wasser urnkris- tallisiert. Die Kristalle wurden abgesaugt und im Vakuum gekocknet. Ausbeute: 17,1 g (78 mmol),HPLC: 18,24 % B
7b) 4-Cyano-Benzylsulfonylchlorid
5 g (22,83 mmol) 4-Cyano-Benzylsulfonsäure Nakium-Salz wurden mit ca. 20 ml Phosphorylchlorid angefeuchtet und mit 5,2 g (25,11 mmol) PC15 versetzt und 15 min unter Eiskühlung gerührt. Anschließend wurde der Ansatz 4 h auf 80 °C erwärmt. Danach wurde der Ansatz auf Eis gegossen und 30 min kräftig gerührt, das Produkt schied sich als weißer Feststoff auf dem Eis ab. Nachdem das Eis teilweise aufgetaut war, wurde der Ansatz durch eine Fritte filtriert und das verbleibende Produkt-Eis-Gemisch mehrmals mit Wasser gewaschen. Die verbleibenden Kristalle wurden im Vakuum getrocknet und direkt für den nächsten Syntheseschritt verwendet. Ausbeute: 3,4 g (15,76 mmol)
7c) 4-Cyano-Benzylsulfonyl-dSer(tBu)-OH
1 g (6,2 mmol) H-dSer(tBu)-OH (Bachern) wurden in 50 ml trockenem DCM suspendiert, mit 1,65 ml (13 mmol) Trimethylsilylchlorid und 2,26 ml (13 mmol) DIEA versetzt. Der Ansatz wurde 1 h unter Rückfluß gekocht und im Eisbad abgekühlt. Anschließend wurden 1,47 g (6,82 mmol) 4-Cyano- Benzylsulfonylchlorid und 1,19 ml (6,82 mmol) DIEA innerhalb von 30 min zugesetzt. Der Ansatz wurde weitere 15 min unter Eiskühlung und danach für weitere 3 h bei Raumtemperatur gerührt. Das Lösungsmittel wurde im Vakuum entfernt, der Rückstand in Wasser (mit 1 N NaOH auf pH 8,5-9 gebracht) gelöst und
2 x mit Ether extrahiert. Anschließend wurde die wässrige Phase mit 5 % KHSO4-Lösung angesäuert und 3 x mit Essigester exkahiert. Die vereinte Essigesterphase wurde jeweils 3 x mit 5 % KHSO4-Lösung und NaCl-gesättigter Lösung gewaschen und mit Na2SO4 gekocknet. Das Lösungsmittel wurde im Vakuum entfernt.
Ausbeute: 1,4 g (4,11 mmol Feststoff), HPLC: 48,89 % B
7d) 4-Cyano-Benzylsulfonyl-dSer(tBu)-Gly-4-(Acetyloxamidino)Benzylarnid 1 g (2,94 mmol) 4-Cyano-Benzylsulfonyl-dSer(tBu)-OH und 0,884 g (2,94 mmol) H-Gly-4-(Acetyloxamidino)Benzylamid x HC1 (siehe Beispiel ld) wurden unter Rühren und Eiskühlung in 15 ml DMF gelöst und mit 1,53 g (2,94 mmol) PyBop sowie 1,38 ml (7,94 mmol) DIEA versetzt. Nach 30 min wurde das Eisbad ent- fernt und der Ansatz weitere 4 h bei Raumtemperatur gerührt. Das DMF wurde im Vakuum eingeengt, der verbleibende Rückstand in Essigester gelöst und jeweils 3 x mit 5 % KHSO4, NaCl-gesättigtem Wasser, gesättigter NaHCO3 -Lösung und nochmals mit NaCl-gesättigtem Wasser gewaschen und mit Na2SO4 gekocknet. Das Lösungsmittel wurde im Vakuum entfernt. Das Rohprodukt wurde ohne wei- tere Reinigung für den nächsten Syntheseschritt verwendet. Ausbeute: 1,4 g (2,386 mmol) Öl, HPLC: 46,05 % B
7e) 4-Cyano-Benzylsulfonyl-dSer(tBu)-Gly-4-(Amidino)Benzylamid x Acetat 1 g (1,7 mmol) 4-Cyano-Benzylsulfonyl-dSer(tBu)-Gly-4-(Acetyloxamidino)- Benzylamid wurden in 70 ml 90 % Essigsäure gelöst, mit 150 mg Katalysator (10 % Pd auf Aktivkohle) versetzt und 5 h mit Wasserstoff hydriert. Der Katalysator wurde abfiltriert und das Lösungsmittel eingeengt. Der verbleibende Rückstand wurde mit Toluen versetzt, anschließend wurde das Lösungsmittel im Vakuum entfernt. Dieser Vorgang wurde nochmals wiederholt. Der verbleibende Rück- stand wurde direkt für den nächsten Reaktionsschritt verwendet.
Ausbeute: 0,85 g (1,44 mmol als Acetat-Salz) Feststoff HPLC: 37,55 % B Ca. 60 mg dieses Rohproduktes wurden mit präparativer HPLC gereinigt. MS: berechnet 528,2 (monoisotopic), gefunden 530,1 [M+H]+
7f) 4-Aminomethyl-Benzylsulfonyl-dSer(tBu)-Gly-4-(Amidino)Benzylamid x 2 TFA
200 mg Rohprodukt an 4-Cyano-Benzylsulfonyl-dSer(tBu)-Gly-4-(Amidino)- Benzylamid x Acetat wurden in 50 ml 90 % Essigsäure und 5 ml 1 N HC1 gelöst, mit 40 mg Katalysator (10 % Pd auf Aktivkohle) versetzt und über Nacht bei 40 °C mit Wasserstoff hydriert. Der Katalysator wurde abfiltriert und das Lösungs- mittel im Vakuum eingeengt. Der verbleibende Rückstand wurde mit präparativer reversed phase HPLC gereinigt.
Ausbeute: 75 mg (als 2 x TFA-Salz) Feststoff HPLC: 26,05 % B
MS: berechnet 532,25 (monoisotopic), gefunden 533,7 [M+H]+
Beispiel δ: Benzylsulfonyl-dPhe(3-Amidino)-Gly-4-(Amidino)BenzyIamid x 2 TFA
Figure imgf000029_0001
8a) Benzylsulfonyl-dPhe(3-CN)-OH
1 g (4,42 mmol) H-dPhe(3-CN)-OH x HC1 wurden in einer Mischung von 40 ml Dioxan und 10 ml Wasser gelöst, der pH wurde durch Zugabe von DIEA auf pH 8-9 eingestellt. Der Ansatz wurde im Eisbad gekühlt, über einen Zeikaum von 3 h wurden insgesamt 1,265 g (6,63 mmol) in mehreren Portionen zugegeben, wobei der pH- Wert durch Zugabe von DIEA auf 8-9 eingestellt wurde. Nach 1 h wurde das Eisbad entfernt und der Ansatz über Nacht bei RT gerührt. Das Lösungsmittel wurde im Vakuum entfernt, der Rückstand in Essigester und 5 % KHSO4-Lösung aufgenommen. Die Essigesterphase wurde 3 x mit 5 % KHSO4-Lösung und 3 x mit NaCl-gesättigter wässriger Lösung gewaschen. Die Essigesterphase wurde mit Na2SO gekocknet und das Lösungsmittel im Vakuum entfernt. Das Produkt wurde aus Essigester kristallisiert. Ausbeute: 1,6 g (weißer Feststoff), HPLC bei 45,8 % B8
8b) Benzylsulfonyl-dPhe(3-Acetyloxamidino)-OH 800 mg (2,32 mmol) Benzylsulfonyl-dPhe(3-CN)-OH wurden in 30 ml Methanol gelöst und mit 280 mg (4 mmol) Hydroxylamin x HCl und 0,63 ml (3,6 mmol) DIEA versetzt. Der Ansatz wurde 5 h unter Rückfluß gekocht und über Nacht bei RT gerührt. Das Lösungsmittel wurde im Vakuum entfernt und der Rückstand in 30 ml Essigsäure gelöst. Es wurden 665 μl (7 mmol) Essigsäureanhydrid zugegeben, der Ansatz wurde 30 min bei RT gerührt. Danach wurde das Lösungsmittel im Vakuum entfernt und der Rückstand in Essigester gelöst und 2 x mit 5 % KHSO4-Lösung und 3 x mit NaCl-gesättigter wässriger Lösung gewaschen. Die Essigesterphase wurde mit Na2SO4 gekocknet und das Lösungsmittel im Vaku- um entfernt. Ausbeute: 805 mg (Öl), HPLC bei 38,5 % B
8c) Benzylsulfonyl-dPhe(3-Acetyloxamidino)-Gly-4-(Acetyloxamidino) Benzylamid 100 mg (0,24 mmol) Benzylsulfonyl-dPhe(3-Acetyloxamidino)-OH und 75 mg (0,25 mmol) H-Gly-4-(Acetyloxamidino)Benzylamid x HCl (siehe Beispiel ld) wurden unter Rühren und Eiskühlung in 5 ml DMF gelöst und mit 125 mg (0,24 mmol) PyBop sowie 125 μl DIEA versetzt. Nach 30 min wurde das Eisbad entfernt und der Ansatz weitere 3 h bei Raumtemperatur gerührt. Das DMF wurde im Vakuum eingeengt, der verbleibende Rückstand in Essigester gelöst und jeweils 3 x mit 5 % KHSO4, NaCl-gesättigtem Wasser, gesättigter NaHCO3-Lösung und nochmals mit NaCl-gesättigtem Wasser gewaschen und mit Na2SO4 gekocknet. Das Lösungsmittel wurde im Vakuum entfernt. Das Rohprodukt wurde ohne weitere Reinigung für den nächsten Syntheseschritt verwendet. Ausbeute: 1,43 mg gelbliches Öl, HPLC: 38,3 % B
8d) Benzylsulfonyl-dPhe(3-Amidino)-Gly-4-(Amidmo)Benzylamid 100 mg Benzylsulfonyl-dPhe(3-Acetyloxamidino)-Gly-4-(Acetyloxamidino) Benzylamid wurden in 20 ml Eisessig gelöst und mit 20 mg Katalysator (10 % Pd/C) versetzt. Der Ansatz wurde über Nacht unter Wasserstoffatmosphäre hyd- riert. Der Katalysator wurde abfilkiert und das Lösungsmittel im Vakuum entfernt. Das Produkt wurde mit präparativer HPLC gereinigt. Ausbeute: 25 mg, HPLC bei 24,6 % B
MS: berechnet 549,22 (monoisotopic), gefunden 550,3 [M+H]+
Verwendete Abkürzungen:
Ac Acetyl
4-Amba 4-Amidinobenzylamid
Boc tert.-Butyloxycarbonyl
Bzl Benzyl dCha d-ß Cyclohexylalanin
CKLBE Chlorkohlensäureisobutylester
Dab α,γ-Diaminobuttersäure
Dap α, ß -Diaminopropionsäure
DIEA Diisopropylethylamin
DMF N,N-Dimethylformamid i.V. im Vakuum
NMM N-Methyknorpholin
PyBOP Benzotriazol- 1 -yl-N-oxy-tris( yrrolidino)phosphoniumhexafluoro- phosphat
TEA Triethylamin
TFA Trifluoressigsäure
THF Tekahydrofuran fßu tert.-Butyl

Claims

Patentansprüche
1. Verbindung der allgemeinen Formel I
Figure imgf000032_0001
wobei
A P2 — Pi mit
Figure imgf000032_0002
P2 R : 4
Figure imgf000032_0003
ist;
Ri H oder -(CH2)aCOORö mit a = 0, 1, 2, 3, 4 oder 5, vorzugsweise mit a= 0, 1 oder 2, ist, wobei Rβ ein verzweigter oder unverzweigter Alkykest mit vorzugsweise 1 bis 6 C-Atomen, insbesondere 1 bis 3 C-Atomen, vor allem Ethyl, ist;
R2 ein H, ein verzweigter oder unverzweigter Alkykest mit 1 bis 8 C-Atomen, vorzugsweise mit 1 bis 3 C-Atomen, oder
-(CH2)cCOOR8 mit c = 1, 2, 3 oder 4, wobei R8 H oder ein verzweigter o- der unverzweigter Alkylrest mit vorzugsweise 1 bis 6 C-Atomen, insbe- sondere 1 bis 3 C-Atomen, vor allem Ethyl, ist, oder
-(CH2)d-OR9 mit d = 1, 2, 3 oder 4, wobei R9 H ist, oder -(CH2)eORιo, -(CH2)eSRιo, -(CH2)e-Guanidino, -(CH2)e-Imidazol oder -(CH2)eNHRιo mit e = 1, 2, 3, 4 oder 5 ist, wobei Rio H, ein verzweigter oder unverzweigter Alkykest mit 1-16, insbesondere 1-8, vor allem 1-3 C- Atomen oder ein substituierter oder unsubstituierter Aryl-, Heteroaryl-, Aralkyl- oder Heteroaralkykest ist, wobei der Alkylrest vorzugsweise 1 bis
16, insbesondere 1 bis 8, vor allem 1 bis 3 C-Atome, und der Aryl- oder Heteroarykest vorzugsweise 4 bis 14, insbesondere 6 bis 10, vor allem 6 C-Atome und vorzugsweise 1 bis 3 N als Heteroatom besitzt;
R3 H oder -(CH2)bR7 mit b = 1, 2, 3, 4, 5, 6, 7 oder 8, vorzugsweise mit b = 2 oder 3, ist, wobei R7 H, ein verzweigter oder unverzweigter Alkylrest mit 1 bis 10 C-Atomen, vorzugsweise mit 1 bis 3 C-Atomen, oder ein geladener Rest, vorzugsweise eine -(CH2)jCOORι3, -(CH2)jSO2R13, -(CH2)jNH2, -(CH2)j-Amidino-, -(CH2)j-Hydroxyamidino- oder -(CH )j-Guanidino- Gruppe mit j = 0, 1 oder 2 ist, wobei Rι3 H oder ein Alkykest mit vorzugsweise 1 bis 6 C-Atomen, insbesondere 1 bis 4, vor allem Ethyl, ist;
R4 ein verzweigter oder unverzweigter Alkykest mit 1 bis 8, vorzugsweise 1 bis 3, C-Atomen, -(CH2)fORn, -(CH2)fSRn, -(CH2)rGuanidino, -(CH2)^knidazol, , -(CH2)rRn oder -(CH2)fNHRu mit f = 1, 2, 3, 4 oder
5, vorzugsweise 1 oder 2, insbesondere 1, ist, wobei Rn H, ein verzweigter oder unverzweigter Alkykest mit 1 bis 16, vorzugsweise 1 bis 8, insbesondere 1-4 C-Atomen, vor allem tButyl oder ein substituierter oder unsubstituierter Aryl-, Heteroaryl-, Aralkyl- oder Heteroaralkykest ist, wobei der Alkykest vorzugsweise 1 bis 16, insbesondere 1 bis 8, vor allem 1 bis 3 C-
Atome und der Aryl- oder Heteroarykest vorzugsweise 4 bis 14, insbesondere 6 bis 10, vor allem 6 C-Atome und vorzugsweise 1 bis 3 N als Heteroatom besitzt; wobei P2 in der Struktur A der allgemeinen Formel I in der D-Konfiguration vorliegt; R5 -(CH2)g(CH3)h, -(CH2)j-Aryl mit g + h = i = 0, 1, 2 oder 3, -SO2R12, -CORι2, oder -COOR12 ist, wobei Rι2 ein verzweigtes oder unverzweigtes Alkyl mit 1-16, vorzugsweise 1 bis 8, insbesondere 1-4, vor allem 1-2 C- Atomen, ein substituierter oder unsubstituierter Aryl-, Heteroaryl-, Aral- kyl- oder Heteroaralkykest, ein Adamantyl-, ein Campher-, ein Cyclohe- xylmethykest, vorzugsweise Benzyl, ist, wobei R5 mit einer geladenen oder ungeladenen Gruppe, vorzugsweise einer -(CH2)jCOORι3, -(CH2)jSO2Ri3, -(CH2)jNH2, -(CH2) Amidino-, -(CH2)j-Hydroxyamidino- oder -(CH2)j-Guanidino-Gruppe mit j = 0, 1 o- der 2 modifiziert sein kann, wobei R13 H oder ein Alkykest mit vorzugsweise 1 bis 6 C-Atomen, insbesondere 1 bis 4, vor allem Ethyl, ist;
U ein Phenyl- oder Cyclohexykest ist; ein Heterophenyl- oder Heterocyclohexykest mit vorzugsweise mindestens einem N, S oder O als Heteroatom, insbesondere Pyridin, Piperidin oder
Pyrimidin, ist oder ein Thiophenrest ist; V (CH2)n mit n = 0, 1, 2 oder 3, vorzugsweise 0, ist; X N oder CH, vorzugsweise CH, ist; Y N oder (CH)m mit m ^ O oder 1, vorzugsweise CH, ist;
Z in 3- oder 4-Position vorkommt und eine Aminomethyl-, eine Guanidino- funktion oder eine Amidinogruppe
Figure imgf000034_0001
ist, wobei R14 H, OH, NH2, -COR15 oder -COOR15 ist, wobei R!5 ein verzweigter oder unverzweigter Alkykest mit 1 bis 16, vorzugsweise 1 bis 8, insbesondere 1 bis 4, vor allem 1 bis 2 C-Atomen oder ein substituierter oder unsubstituierter Aryl- oder Heteroaryl-, Aralkyl- oder Heteroaralkyl- rest ist, wobei der Alkykest vorzugsweise 1 bis 16, insbesondere 1 bis 8, vor allem 1 bis 4 und besonders bevorzugt 1 bis 2 C-Atome und der Aryl- oder Heteroarykest vorzugsweise 4 bis 14, insbesondere 6 bis 10, vor allem 6 C-Atome und vorzugsweise 1 bis 3 N als Heteroatom besitzt;
dadurch gekennzeichnet, dass ein oder mehrere geladene Reste vorzugs- weise abgeleitet von -COOH, -CH(COOH)2) -SO2H, NH2, einer Amidino-,
Hydroxyamidino-, Amidrazono- oder Guanidinogruppe in den Resten Rls R2, R3 oder R5 vorhanden sind;
oder eine Verbindung der allgemeinen Formel I in Form eines Prodrugs oder in Form ihres Salzes.
2. Verbindung nach Anspruch 1, wobei U an 1, 2 oder 3 Positionen vorzugsweise mit einem Halogen, insbesondere Fluor oder Chlor, oder einem Methyl-, Ethyl-, Propyl-, Methoxy-, Ethoxy-, oder Propoxyrest substituiert ist.
Verbindung nach Anspruch 1 oder 2, wobei eine Carboxylgruppe als Ester, bevorzugt als Ethylester, geschützt vorliegt, die im Sinne eines Prodrugs erst nach Aufnahme im Körper in eine Carboxylgruppe umgewandelt wird.
4. Verbindung nach mindestens einem der Ansprüche 1 bis 3, wobei R9 in diesem Fall ein Alkylcarbonyl-, Aralkylcarbonyl-, Alkyloxycarbonyl- oder Aralkyloxycarbonyl-Rest ist, wobei der Alkykest vorzugsweise 1 bis 6, insbesondere 1 bis 4 C-Atome und der Arykest vorzugsweise 5 bis 8, ins- besondere 6 C-Atome besitzt; und wobei R9 im Sinne eines Prodrugs erst nach Aufnahme im Körper in eine Carboxylgruppe umgewandelt wird.
5. Verbindung nach mindestens einem der Ansprüche 1 bis 4, dadurch gekennzeichnet, dass P2 in der Struktur A der allgemeinen Formel I von ei- ner der folgenden Aminosäuren in der D-Konfiguration abstammt: D-2,3-
Diaminopropionsäure, D-2,4-Diaminobuttersäure, D-Ornithin, D-Citrullin, D-Homocitrullin, D-Norcitrullin, D-Arginin, D-Homoarginin, D- Norarginin, D-4-Guanidinoρhenylalanin, D-4-Guanidinophenylhomoala- nin, D-4-Guanidinophenylglycin, D-3-Guanidinophenylalanin, D-3- Guanidinophenylhomoalanin, D-3-Guanidinophenylglycin, D-4- Amidinophenylalanin, D-4-Amidmophenylhomoalanin, D-4-
Amidinophenylglycin, D-3 -Amidinophenylalanin, D-3-
Amidinophenylhomoalanin, D-3-Amidinophenylglycin, D-4-
Aminomethylphenylalanin, D-4-Aminomethylphenylhomoalanin, D-4- Aminomethylphenylglycin, D-3-Aminomethylphenylalanin, D-3- Aminomethylphenylhomoalanin, D-3 -Aminomethylphenylglycin, D-4-
Guanidinomethylphenylalanin, D-4-Guanidinomethylphenylhomoalanin, D-4-Guanidinomethylphenylglycin, 3-Guanidmomethylphenylalanin, D-3- Guanidmomethylphenylhomoalanin, D-3-Guanidinomethylphenylglycin, D-4-Piperidinylalanin, D-4-Piperidinylhomoalanin, D-4-Piperidinylglycin, D-4-N-(Amidino)Piperidinylalanin, D-4-N-
(Amidino)Piperidinylhomoalanin, D-4-N-(Amidino)Piperidinylglycin, D- 3 -Piperidinylalanin, D-3-Piperidinylhomoalanin, D-3-Piperidinylglycin, D-3-Amidinopiperidinylalanin, D-3-Amidinopiperidinylhomoalanin, D-3- Amidinopiperidinylglycin, D-4- Aminocyclohexylalanin in eis oder kans, D-4-Aminocyclohexylhomoalanin in eis oder kans, D-4-
Aminocyclohexylglycin in eis oder trans, n-Butylamidinoglycin, n- Pentylamidinoglycin, n-Propylamidinoglycin, D-Alanin(3-(1-N-
Piperazinyl) oder D-Homoalanin(3-(l-N-Piperazinyl).
Verbindung nach mindestens einem der Ansprüche 1 bis 4, dadurch gekennzeichnet, dass P2 in der Struktur A der allgemeinen Formel I von einer der folgenden Aminosäuren in der D-Konfiguration abstammt: D- Canavanin, D-Homocanavanin, D-Norcanavanin, 2-Amino-4- Amidinohydrazono-Buttersäure, 2- Amino-3 - Amidinohydrazono- Proprionsäure, 2-Amino-5 Amidinohydrazono-Pentansäure, 2-Amino-4-
(Pyridin-4-ylamino)-Buttersäure, 2-Amino-4-(Ryridin-4-ylamino)- Propionsäure, 2-Amino-4-(Pyridin-4-ylamino)-Pentansäure, 4-Imidazolyl- Propargylglycin, D-Histidin, D-Homohistidin, D-Histidin-(1 -Methyl), D- Homohistidin-(l-Methyl), D-Histidin-(3-Methyl), D-Homohistidin-(3- Methyl), D-Alanin(4-[5-2(-amino)imidazoyl], D-Homoalanin(4-[5-2(- amino)imidazoyl], D-Glycin(4-[5-2(-amino)imidazoyl], D-Alanin(4-Pyri- dyl), D-Homoalanin(4-Pyridyl), D-Glycin(4-Pyridyl), D-Alanin(3 -Pyridyl), D-Homoalanin(3-Pyridyl), D-Glycin(3-Pyridyl), D-Alanin(2-Pyri- dyl), D-Homoalanin(2-Pyridyl), D-Glycin(2-Pyridyl), D-Alanin(3-(2-Py- rimidinyl), D-Homoalanin(3-(2-Pyrimidinyl), D-Alanin(3-(5-Pyrimidinyl), D-Homoalanin(3-(5-Pyrimidinyl), D-2-Amino-3-(2-amino-pyrimidin-5- yl)-propionsäure, D-2-Amino-4-(2-amino-pyrimidin-5-yl)-buttersäure, D- Alanin(3-(2-benzimidazolyl)), D-Homoalanin(3-(2-benzimidazolyl)), D- Alanin(3-(3-Quinolinyl), D-Homoalanin(3-(3-Quinolinyl), D-Tryptophan, D-Homotryptophan, D-Tryptophan das mit Aminoalkylgruppen am Indol- ring substituiert ist, D-Homotryptophan das mit Aminoalkylgruppen am
Indolring substituiert ist, D-2-Amino-3-(6-amino-pyridin-3-yl)- propionsäure, D-2-Amino-4-(6-amino-pyridin-3-yl)-buttersäure, D-2- Amino-3-(6-amino-2-methyl-pyridin-3-yl)-propionsäure, D-2-Amino-4- (6-amino-2-methyl-pyridin-3-yl)-buttersäure, D-2-Amino-3-(6-amino-2,4- dimethyl-pyridin-3-yl)-propionsäure, D-2-Amino-4-(6-amino-2,4- dimethyl-pyridin-3-yl)-buttersäure, D-4-Hydroxyamidinophenylalanin, D- 4-Hydroxyamidinophenylhomoalanin, D-4-Hydroxyamidinophenylglycin, D-3-Hydroxyamidinophenylalanin, D-3-
Hydroxyamidinophenylhomoalanin, D-3 -Hydroxyamidinophenylglycin, D-4-Aminophenylalanin, D-4-Aminophenylhomoalanin, D-4-
Aminophenylglycin, D-3-Aminophenylalanin, D-3-
Aminophenylhomoalanin, D-3-Aminophenylglycin.
7. Verbindung der allgemeinen Formel I, dadurch gekennzeichnet, dass die Verbindung die folgende Struktur aufweist
Figure imgf000038_0001
wobei die in der Struktur enthaltenen Hydroxamidinogruppen im Sinne eines Prodrugs erst nach Aufnahme im Körper in die analogen Amidi- nogruppen umgewandelt werden, wodurch die inhibitorisch wirksame Inhibitorstruktur entsteht.
8. Verbindung nach mindestens einem der Ansprüche 1 bis 7, dadurch gekennzeichnet, dass der Substituent am substituierten Aryl-, Heteroaryl-, Aralkyl- oder Heteroaralkykest ein Halogen, vorzugsweise Fluor, Chlor oder Brom, insbesondere Fluor oder Chlor, ist.
9. Verbindung nach mindestens einem der Ansprüche 1 bis 8, dadurch gekennzeichnet, dass die Verbindungen bevorzugt als Salze vorliegen, vor- zugsweise mit Mineralsäuren, bevorzugt als Hydrochloride, oder vorzugsweise als Salze mit geeigneten organischen Säuren.
10. Verbindung nach Ansprach 9, dadurch gekennzeichnet, dass bevorzugte Salze von Mineralsäuren auch Sulfate sind und geeignete organische Säu- ren beispielsweise Essigsäure, Ameisensäure, Methylsulfonsäure, Bernsteinsäure, Apfelsäure oder Trifluoressigsäure sind, wobei bevorzugte Salze von organischen Säuren Acetate sind.
11. Verfahren zur Herstellung einer Verbindung gemäß mindestens einem der Ansprüche 1 bis 10 , dadurch gekennzeichnet, dass sequentiell die entspre- chenden Aminosäuren an ein 4-Acetyloxamidinobenzylamin angekoppelt werden, wobei die N-terminale Aminosäure entweder den R5-Rest bereits trägt oder dieser anschließend daran gebunden wird.
12. Arzneimittel enthaltend eine Verbindung gemäß mindestens einem der
Ansprüche 1 bis 10 sowie phannazeutisch geeignete Hilfs- und/oder Zusatzstoffe.
13. Arzneimittel nach Ansprach 12, wobei das Arzneimittel in Form einer Tablette, eines Dragees, einer Kapsel, eines Pellets, Suppositoriums, einer
Lösung, insbesondere einer Injektions- oder Infusionslösung, von Augen-, Nasen und Ohrenkopfen, eines Safts, einer Kapsel, einer Emulsion oder Suspension, eines Globuli, Styli, Aerosols, Puders, einer Paste, Creme o- der Salbe eingesetzt wkd.
14. Verwendung einer Verbindung gemäß mindestens einem der Ansprüche 1 bis 10 oder eines Arzneimittels gemäß einem der Ansprüche 12 oder 13 zur Therapie oder Prophylaxe einer kardiovaskulären Erkrankung oder eines thromboembolischen Ereignisses, insbesondere in oraler, subkutaner, intravenöser oder kansdermaler Form.
15. Verwendung einer Verbindung gemäß mindestens einem der Ansprüche 1 bis 10 oder eines Arzneimittels gemäß einem der Ansprüche 12 oder 13 zur Diagnose eines thromboembolischen Ereignisses.
PCT/EP2003/002487 2002-03-11 2003-03-11 HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG Ceased WO2003076457A1 (de)

Priority Applications (6)

Application Number Priority Date Filing Date Title
JP2003574672A JP2005533749A (ja) 2002-03-11 2003-03-11 凝固Xa因子の阻害剤、それらの製造および使用
US10/506,383 US20050119190A1 (en) 2002-03-11 2003-03-11 Inhibitors of the blood-clotting factor xa, production thereof and use of the same
CA002478412A CA2478412A1 (en) 2002-03-11 2003-03-11 Inhibitors of the blood-clotting factor xa, production thereof and use of the same
DE50309777T DE50309777D1 (de) 2002-03-11 2003-03-11 HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG
EP03743869A EP1483285B1 (de) 2002-03-11 2003-03-11 HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG
AU2003215655A AU2003215655A1 (en) 2002-03-11 2003-03-11 INHIBITORS OF THE BLOOD-CLOTTING FACTOR Xa, PRODUCTION THEREOF AND USE OF THE SAME

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
DE10210590A DE10210590A1 (de) 2002-03-11 2002-03-11 Hemmstoffe des Gerinnungsfaktors Xa, ihre Herstellung und Verwendung
DE10210590.1 2002-03-11

Publications (1)

Publication Number Publication Date
WO2003076457A1 true WO2003076457A1 (de) 2003-09-18

Family

ID=27797651

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/EP2003/002487 Ceased WO2003076457A1 (de) 2002-03-11 2003-03-11 HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG

Country Status (9)

Country Link
US (1) US20050119190A1 (de)
EP (1) EP1483285B1 (de)
JP (1) JP2005533749A (de)
AT (1) ATE394414T1 (de)
AU (1) AU2003215655A1 (de)
CA (1) CA2478412A1 (de)
DE (2) DE10210590A1 (de)
ES (1) ES2309328T3 (de)
WO (1) WO2003076457A1 (de)

Cited By (7)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2004062657A1 (de) * 2003-01-15 2004-07-29 Curacyte Chemistry Gmbh Acylierten 4-amidino- und 4-guanidinobenzylaminen zur inhibierung von plasmakallikrein
WO2007031343A1 (de) * 2005-09-16 2007-03-22 Curacyte Chemistry Gmbh 2-(AMINOMETHYL)-5-CHLOR-BENZYLAMID-DERIVATE UND IHRE VERWENDUNG ALS HEMMSTOFFE DES GERINNUNGSFAKTORS Xa
WO2007085461A3 (de) * 2006-01-26 2007-09-20 Peter Hellstern Antikoagulation von humanem blut ex vivo
WO2008049595A1 (de) * 2006-10-24 2008-05-02 The Medicines Company (Leipzig) Gmbh Trypsinartige serinprotease-hemmstoffe, ihre herstellung und verwendung
WO2012004678A2 (en) 2010-07-07 2012-01-12 The Medicines Company (Leipzig) Gmbh Serine protease inhibitors
CN102858744A (zh) * 2010-01-28 2013-01-02 医药公司(莱比锡)有限公司 胰蛋白酶样丝氨酸蛋白酶抑制剂及其制备方法和用途
US10059738B2 (en) 2014-06-25 2018-08-28 Dsm Ip Assets B.V. Process for the production of a dipeptide derivative

Families Citing this family (3)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US7838560B2 (en) 2002-03-11 2010-11-23 The Medicines Company (Leipzig) Gmbh Urokinase inhibitors, production and use thereof
DE10342108A1 (de) 2003-09-11 2005-04-14 Curacyte Chemistry Gmbh Basisch-substituierte Benzylaminanaloga als Inhibitoren des Gerinnungsfaktors Xa, ihre Herstellung und Verwendung
JP5268264B2 (ja) * 2007-02-07 2013-08-21 住友精化株式会社 アルカンジスルホニルハライドの製造方法

Citations (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO1994029336A1 (en) * 1993-06-03 1994-12-22 Astra Aktiebolag New peptide derivatives
US5726159A (en) * 1994-03-04 1998-03-10 Eli Lilly And Company Antithrombotic agents
US6030972A (en) * 1995-02-17 2000-02-29 Basf Aktiengesellschaft Dipeptide amidines as thrombin inhibitors
WO2000058346A1 (fr) * 1999-03-30 2000-10-05 Sanofi-Synthelabo Derives de n-sulfonyl-dipeptides, leur preparation et leur application en therapeutique
WO2001096366A2 (de) * 2000-06-15 2001-12-20 Curacyte Ag Dipeptidische hemmstoffe für den gerinnungsfaktor xa

Patent Citations (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO1994029336A1 (en) * 1993-06-03 1994-12-22 Astra Aktiebolag New peptide derivatives
US5726159A (en) * 1994-03-04 1998-03-10 Eli Lilly And Company Antithrombotic agents
US6030972A (en) * 1995-02-17 2000-02-29 Basf Aktiengesellschaft Dipeptide amidines as thrombin inhibitors
WO2000058346A1 (fr) * 1999-03-30 2000-10-05 Sanofi-Synthelabo Derives de n-sulfonyl-dipeptides, leur preparation et leur application en therapeutique
WO2001096366A2 (de) * 2000-06-15 2001-12-20 Curacyte Ag Dipeptidische hemmstoffe für den gerinnungsfaktor xa

Non-Patent Citations (2)

* Cited by examiner, † Cited by third party
Title
HO J Z ET AL: "Exploratory Solid-Phase Synthesis Of factor Xa Inhibitors: DIscovery And Application of P3-Heterocyclic Amides As Novel Types Of Non-Basis Arginine Surrogates", BIOORGANIC & MEDICINAL CHEMISTRY LETTERS, OXFORD, GB, vol. 9, 1999, pages 3459 - 3464, XP002245018, ISSN: 0960-894X *
KUENZEL S ET AL: "4-Amidinobenzylamine-Based Inhibitors of Urokinase", BIOORGANIC & MEDICINAL CHEMISTRY LETTERS, OXFORD, GB, vol. 12, 25 February 2002 (2002-02-25), pages 644 - 648, XP002245019, ISSN: 0960-894X *

Cited By (14)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
DE10301300B4 (de) * 2003-01-15 2009-07-16 Curacyte Chemistry Gmbh Verwendung von acylierten 4-Amidino- und 4-Guanidinobenzylaminen zur Inhibierung von Plasmakallikrein
EP2340822A1 (de) * 2003-01-15 2011-07-06 The Medicines Company (Leipzig) GmbH Acylierte 4-Amidino- und 4-Guanidinobenzylaminen zur Inhibierung von Plasmakallikrein
WO2004062657A1 (de) * 2003-01-15 2004-07-29 Curacyte Chemistry Gmbh Acylierten 4-amidino- und 4-guanidinobenzylaminen zur inhibierung von plasmakallikrein
WO2007031343A1 (de) * 2005-09-16 2007-03-22 Curacyte Chemistry Gmbh 2-(AMINOMETHYL)-5-CHLOR-BENZYLAMID-DERIVATE UND IHRE VERWENDUNG ALS HEMMSTOFFE DES GERINNUNGSFAKTORS Xa
US8124587B2 (en) 2005-09-16 2012-02-28 The Medicines Company (Leipzig) Gmbh 2-(aminomethyl)-5-chlorobenzylamide derivatives and their use as inhibitors of the clotting factor Xa
WO2007085461A3 (de) * 2006-01-26 2007-09-20 Peter Hellstern Antikoagulation von humanem blut ex vivo
US8129547B2 (en) 2006-01-26 2012-03-06 Uta Stürzebecher, legal representative Anticoagulation of human blood ex vivo
EP2502906A3 (de) * 2006-10-24 2013-05-08 The Medicines Company (Leipzig) GmbH Trypsinartige Serinprotease-Hemmstoffe, ihre Herstellung und Verwendung
WO2008049595A1 (de) * 2006-10-24 2008-05-02 The Medicines Company (Leipzig) Gmbh Trypsinartige serinprotease-hemmstoffe, ihre herstellung und verwendung
EA018998B1 (ru) * 2006-10-24 2013-12-30 Дзе Медсинз Компани (Ляйпциг) Гмбх Ингибиторы трипсинподобной серинпротеазы, их получение и применение
CN102858744A (zh) * 2010-01-28 2013-01-02 医药公司(莱比锡)有限公司 胰蛋白酶样丝氨酸蛋白酶抑制剂及其制备方法和用途
CN102858744B (zh) * 2010-01-28 2015-03-04 医药公司(莱比锡)有限公司 胰蛋白酶样丝氨酸蛋白酶抑制剂及其制备方法和用途
WO2012004678A2 (en) 2010-07-07 2012-01-12 The Medicines Company (Leipzig) Gmbh Serine protease inhibitors
US10059738B2 (en) 2014-06-25 2018-08-28 Dsm Ip Assets B.V. Process for the production of a dipeptide derivative

Also Published As

Publication number Publication date
ES2309328T3 (es) 2008-12-16
US20050119190A1 (en) 2005-06-02
DE50309777D1 (de) 2008-06-19
EP1483285A1 (de) 2004-12-08
JP2005533749A (ja) 2005-11-10
EP1483285B1 (de) 2008-05-07
DE10210590A1 (de) 2003-10-02
CA2478412A1 (en) 2003-09-18
ATE394414T1 (de) 2008-05-15
AU2003215655A1 (en) 2003-09-22

Similar Documents

Publication Publication Date Title
DE69528528T2 (de) Thrombin-inhibitoren
DE69919397T2 (de) Thrombin-inhibitoren
EP0236872B1 (de) Hydroxylaminderivate, deren Herstellung und Verwendung für Heilmittel
EP1583526B1 (de) Acylierte 4-amidino- und 4-guanidinobenzylaminen zur inhibierung von plasmakallikrein
DE69620161T2 (de) Thrombininhibitoren
EP1294742B1 (de) Urokinase-hemmstoffe
WO1992016549A1 (de) Para-substituierte phenylalanin-derivate
EP0445796A2 (de) Essigsäurederivate
EP0900202A1 (de) 3-alkoxypyridin-2-carbonsäureamidester, ihre herstellung und ihre verwendung als arzneimittel
DE3508251A1 (de) Dipeptide
EP0796271B1 (de) Dipeptidische p-amidinobenzylamide mit n-terminalen sulfonyl- bzw. aminosulfonylresten
DE69431359T2 (de) Prolyl-endopeptidaseinhibitoren
EP1272458A1 (de) Arginin-mimetika als faktor xa-inhibitoren
DE4111394A1 (de) Amidinophenylalaninderivate, verfahren zu deren herstellung, deren verwendung und diese enthaltende mittel
EP1483285B1 (de) HEMMSTOFFE DES GERINNUNGSFAKTORS Xa, IHRE HERSTELLUNG UND VERWENDUNG
EP1485345A2 (de) Hemmstoffe der urokinase, ihre herstellung und verwendung
EP1294741B1 (de) Dipeptidische hemmstoffe für den gerinnungsfaktor xa
DE69426897T2 (de) Antithrombotisch wirkende azacycloalkyl-alkanoyl-peptide und-pseudopeptide
EP1664089B1 (de) Basisch-substituierte benzylaminanaloga als inhibitoren des gerinnungsfaktors xa, ihre herstellung und verwendung
DE69625230T2 (de) Thrombininhibitoren
DE102005044319A1 (de) 2-(Aminomethyl)-5-Chlor-Benzylamid-Derivate und ihre Verwendung als Hemmstoffe des Gerinnungsfaktors Xa
EP1169318A1 (de) Prodrugs von thrombininhibitoren
DE10210592A1 (de) Hemmstoffe der Urokinase, ihre Herstellung und Verwendung

Legal Events

Date Code Title Description
AK Designated states

Kind code of ref document: A1

Designated state(s): AE AG AL AM AT AU AZ BA BB BG BR BY BZ CA CH CN CO CR CU CZ DE DK DM DZ EC EE ES FI GB GD GE GH GM HR HU ID IL IN IS JP KE KG KP KR KZ LC LK LR LS LT LU LV MA MD MG MK MN MW MX MZ NO NZ OM PH PL PT RO RU SC SD SE SG SK SL TJ TM TN TR TT TZ UA UG US UZ VC VN YU ZA ZM ZW

AL Designated countries for regional patents

Kind code of ref document: A1

Designated state(s): GH GM KE LS MW MZ SD SL SZ TZ UG ZM ZW AM AZ BY KG KZ MD RU TJ TM AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HU IE IT LU MC NL PT RO SE SI SK TR BF BJ CF CG CI CM GA GN GQ GW ML MR NE SN TD TG

DFPE Request for preliminary examination filed prior to expiration of 19th month from priority date (pct application filed before 20040101)
121 Ep: the epo has been informed by wipo that ep was designated in this application
WWE Wipo information: entry into national phase

Ref document number: 2478412

Country of ref document: CA

WWE Wipo information: entry into national phase

Ref document number: 2003215655

Country of ref document: AU

WWE Wipo information: entry into national phase

Ref document number: 2003574672

Country of ref document: JP

WWE Wipo information: entry into national phase

Ref document number: 2003743869

Country of ref document: EP

WWP Wipo information: published in national office

Ref document number: 2003743869

Country of ref document: EP

REG Reference to national code

Ref country code: DE

Ref legal event code: 8642

WWE Wipo information: entry into national phase

Ref document number: 10506383

Country of ref document: US

WWG Wipo information: grant in national office

Ref document number: 2003743869

Country of ref document: EP