BRPI0316916B1 - Processo para a preparação de formas cristalinas polimórficas de enantiômeros óticos levógiro de modafinila - Google Patents

Processo para a preparação de formas cristalinas polimórficas de enantiômeros óticos levógiro de modafinila Download PDF

Info

Publication number
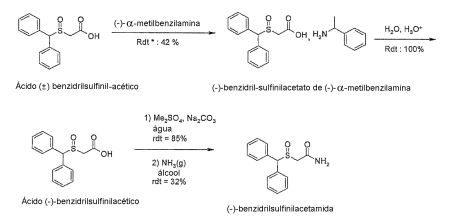
BRPI0316916B1
BRPI0316916B1 BRPI0316916-2A BR0316916A BRPI0316916B1 BR PI0316916 B1 BRPI0316916 B1 BR PI0316916B1 BR 0316916 A BR0316916 A BR 0316916A BR PI0316916 B1 BRPI0316916 B1 BR PI0316916B1
Authority
BR
Brazil
Prior art keywords
modafinil
enantiomer
temperature
solution
cooling
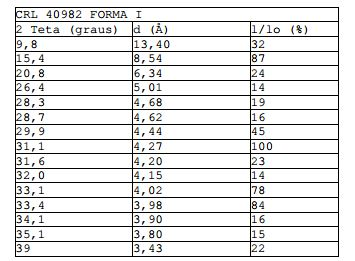
Prior art date
Application number
BRPI0316916-2A
Other languages
English (en)
Other versions
BRPI0316916A8 (pt
BR0316916A (pt
Inventor
Olivier Neckebrock
Laurent Courvoisier
Stéphanie GRAF
Gilles Serrure
Gérard Coquerel
Sébastien Rose
Christine Besselievre
Franck Mallet
Adriaan Jan Van Langevelde
Original Assignee
Teva Santé
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Family has litigation
First worldwide family litigation filed litigation Critical https://patents.darts-ip.com/?family=32406320&utm_source=google_patent&utm_medium=platform_link&utm_campaign=public_patent_search&patent=BRPI0316916(B1) "Global patent litigation dataset” by Darts-ip is licensed under a Creative Commons Attribution 4.0 International License.
Application filed by Teva Santé filed Critical Teva Santé
Publication of BR0316916A publication Critical patent/BR0316916A/pt
Publication of BRPI0316916A8 publication Critical patent/BRPI0316916A8/pt
Publication of BRPI0316916B1 publication Critical patent/BRPI0316916B1/pt

Links

Images

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C317/00—Sulfones; Sulfoxides
    • C07C317/44—Sulfones; Sulfoxides having sulfone or sulfoxide groups and carboxyl groups bound to the same carbon skeleton
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C317/00—Sulfones; Sulfoxides
    • C07C317/26—Sulfones; Sulfoxides having sulfone or sulfoxide groups and nitrogen atoms, not being part of nitro or nitroso groups, bound to the same carbon skeleton
    • C07C317/28—Sulfones; Sulfoxides having sulfone or sulfoxide groups and nitrogen atoms, not being part of nitro or nitroso groups, bound to the same carbon skeleton with sulfone or sulfoxide groups bound to acyclic carbon atoms of the carbon skeleton
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C315/00—Preparation of sulfones; Preparation of sulfoxides
    • C07C315/06—Separation; Purification; Stabilisation; Use of additives
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K31/00—Medicinal preparations containing organic active ingredients
    • A61K31/16—Amides, e.g. hydroxamic acids
    • A61K31/165—Amides, e.g. hydroxamic acids having aromatic rings, e.g. colchicine, atenolol, progabide
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
    • A61P1/14—Prodigestives, e.g. acids, enzymes, appetite stimulants, antidyspeptics, tonics, antiflatulents
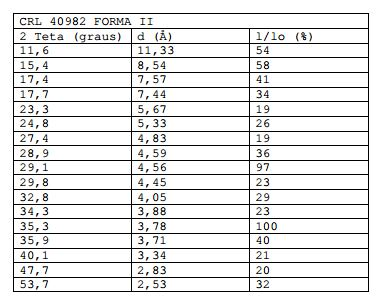
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
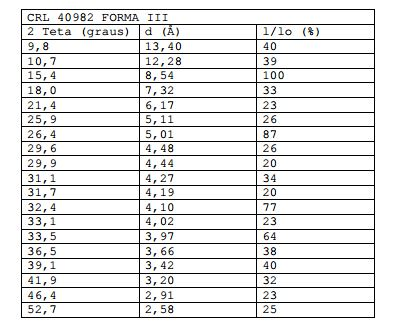
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P11/00—Drugs for disorders of the respiratory system
    • A61P11/16—Central respiratory analeptics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
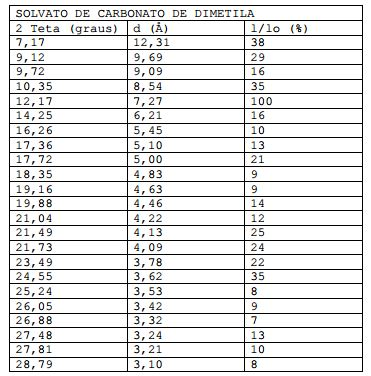
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
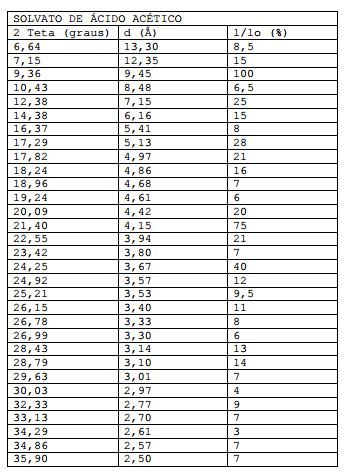
    • A61P25/00—Drugs for disorders of the nervous system
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
    • A—HUMAN NECESSITIES
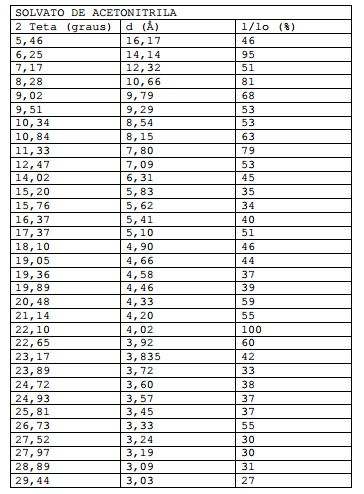
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
    • A61P25/16—Anti-Parkinson drugs
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/18—Antipsychotics, i.e. neuroleptics; Drugs for mania or schizophrenia
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/20—Hypnotics; Sedatives
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/22—Anxiolytics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/24—Antidepressants
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/26—Psychostimulants, e.g. nicotine, cocaine
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P25/00—Drugs for disorders of the nervous system
    • A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P3/00—Drugs for disorders of the metabolism
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P3/00—Drugs for disorders of the metabolism
    • A61P3/02—Nutrients, e.g. vitamins, minerals
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P3/00—Drugs for disorders of the metabolism
    • A61P3/04—Anorexiants; Antiobesity agents
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C315/00—Preparation of sulfones; Preparation of sulfoxides
    • C07C315/04—Preparation of sulfones; Preparation of sulfoxides by reactions not involving the formation of sulfone or sulfoxide groups
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
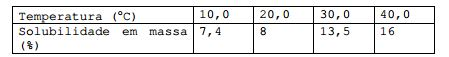
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C317/00—Sulfones; Sulfoxides
    • C07C317/44—Sulfones; Sulfoxides having sulfone or sulfoxide groups and carboxyl groups bound to the same carbon skeleton
    • C07C317/48—Sulfones; Sulfoxides having sulfone or sulfoxide groups and carboxyl groups bound to the same carbon skeleton the carbon skeleton being further substituted by singly-bound nitrogen atoms, not being part of nitro or nitroso groups
    • C07C317/50—Sulfones; Sulfoxides having sulfone or sulfoxide groups and carboxyl groups bound to the same carbon skeleton the carbon skeleton being further substituted by singly-bound nitrogen atoms, not being part of nitro or nitroso groups at least one of the nitrogen atoms being part of any of the groups, X being a hetero atom, Y being any atom
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
    • C07B2200/00—Indexing scheme relating to specific properties of organic compounds
    • C07B2200/07—Optical isomers
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
    • C07B2200/00—Indexing scheme relating to specific properties of organic compounds
    • C07B2200/13—Crystalline forms, e.g. polymorphs

Landscapes

  • Health & Medical Sciences (AREA)
  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Engineering & Computer Science (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • Veterinary Medicine (AREA)
  • Animal Behavior & Ethology (AREA)
  • General Health & Medical Sciences (AREA)
  • Public Health (AREA)
  • Medicinal Chemistry (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • Pharmacology & Pharmacy (AREA)
  • General Chemical & Material Sciences (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • Neurosurgery (AREA)
  • Neurology (AREA)
  • Biomedical Technology (AREA)
  • Psychiatry (AREA)
  • Obesity (AREA)
  • Diabetes (AREA)
  • Hematology (AREA)
  • Nutrition Science (AREA)
  • Psychology (AREA)
  • Heart & Thoracic Surgery (AREA)
  • Vascular Medicine (AREA)
  • Urology & Nephrology (AREA)
  • Pain & Pain Management (AREA)
  • Cardiology (AREA)
  • Child & Adolescent Psychology (AREA)
  • Anesthesiology (AREA)
  • Hospice & Palliative Care (AREA)
  • Pulmonology (AREA)
  • Epidemiology (AREA)
  • Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
  • Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)

Abstract

processo para a preparação de formas cristalinas de enantiômeros óticos de modafinil, formas polimórficas de enantiômeros levógiros ou dextrógiros de modafinil, solvatos de carbonato de dimetila e de acetonitrila, processo de conversão, processo para a preparação de modafinil oticamente ativo, processo para a preparação de um dos enantiômeros de modafinil, composições farmacêuticas e usos das formas polimórficas do (+)-modafinil a presente invenção tem por objeto um processo de representa de formas cristalinas dos enantiômeros óticos de modafinil que compreende as etapas que consistem em: i)dissolver um dos enantiômeros óticos de modafinil em um solvente diferente do etanol; ii) cristalizar o enantiômero de modafinil; e iii) recuperar a forma cristalina do enantiômero de modafinil assim obtida. a presente invenção trata também de um processo de preparação dos enantiômeros óticos de modafinil.

Description

CAMPO DA INVENÇÃO
[001] A presente invenção refere-se a um processo para obtenção de formas cristalinas dos enantiômeros de modafinil, bem como às formas cristalinas suscetíveis de serem obtidas por esse processo.
[002] A presente invenção refere-se também a um novo processo para a preparação dos enantiômeros óticos de modafinil a partir do ácido (±) modafínico.
FUNDAMENTOS DA INVENÇÃO
[003] A patente US 4.177.290 descreve o modafinil em sua forma racêmica, também denominado (±) 2-(benzidrilsulfinil)- acetamida ou (±) 2-[(difenilmetil)-sulfinil]-acetamida, a título de composto com propriedades estimulantes do Sistema Nervoso Central.
[004] A patente US 4.927.855 descreve os dois enantiômeros óticos de modafinil. Dito documento descreve, mais particularmente, o enantiômero levógiro e seu uso como agente antidepressivo ou estimulante no tratamento da hipersonia e dos distúrbios ligados ao mal de Alzheimer. O processo para a preparação dos dois enantiômeros óticos de modafinil a partir do ácido (±)-modafínico ou ácido (±)- benzidrilsulfinil-acético descrito neste documento está representado no seguinte esquema de síntese:
Figure img0001
(*) em relação ao ácido (-)-benzidrilsulfinilacético
[005] Este processo consiste em realizar, em uma primeira etapa, um desdobramento dos enantiômeros óticos do ácido (±)- modafínico através da formação de diastereoisômeros com o agente oticamente ativo α-metilbenzilamina.
[006] O (-) benzidrilsulfinil-acetato de (-)-α- metilbenzilamina é então convertido por hidrólise ácida em ácido (-) benzidrilsulfinil-acético. Este é esterificado na presença de dimetilsulfato e depois amidificado na presença de amoníaco (gás). O enantiômero (-) ou L (levógiro) de modafinil é obtido por esse processo com um rendimento global de 5,7% em relação ao ácido (±)-modafínico, calculado com base nos rendimentos que correspondem a cada etapa.
[007] O termo “enantiômero” designa moléculas de estereoisômeros que são imagens no espelho uma da outra não- superponíveis. Os enantiômeros são tipicamente designados seja por (+) e (-), seja por (D) e (L), o que indica um poder rotatório ótico no centro quiral.
[008] O estereoisômero pode também ser identificado quer pelas referências (D) ou (L), quer por (R) e (S), que são descritivos da configuração absoluta.
[009] No texto a seguir, o enantiômero levógiro de modafinil será indiferentemente designado enantiômero L ou (- ), e o enantiômero dextrógiro será, por sua vez, designado enantiômero D ou (+).
DESCRIÇÃO DA INVENÇÃO
[010] Descobriu-se agora um processo que permite obter diferentes formas cristalinas dos enantiômeros óticos de modafinil. De modo mais específico, os inventores mostraram que a forma cristalina obtida dependia principalmente da natureza do solvente de recristalização utilizado.
[011] O termo “forma cristalina” designa, indiferentemente de acordo com a presente descrição, uma forma polimórfica ou um solvato.
[012] Por “forma polimórfica”, entende-se uma estrutura organizada que implica apenas moléculas de soluto, que possui uma impressão cristalina característica.
[013] O termo “solvato” designa uma estrutura organizada que possui uma impressão cristalina característica que implica, ao mesmo tempo, em moléculas de soluto e moléculas de solvente. Os solvatos que implicam uma molécula de soluto para uma molécula de solvente são chamados de solvatos verdadeiros.
[014] Além disso, os inventores mostraram que o L- modafinil e o D-modafinil preparados de acordo com as condições descritas na patente US 4.177.290 são obtidos na forma de uma mesma forma polimórfica designada forma I, a qual corresponde à forma polimórfica termodinamicamente mais estável, nas condições normais de temperatura e de pressão.
[015] A forma I apresenta o espectro de difração de raios X a seguir, em que d representa a distância reticular e a razão (l/lo) a intensidade relativa.
Figure img0002
Difratômetro: Miniflex Rigaku (Elexience)
[016] As formas cristalinas de um dado composto apresentam, geralmente, propriedades físicas, farmacêuticas, fisiológicas e biológicas muito distintas uma das outras.
[017] Nesse sentido, as formas cristalinas de modafinil oticamente ativo, em particular as formas polimórficas, são interessantes pelo fato de apresentarem características vantajosas e diferentes em relação à forma I.
[018] Descobriu-se agora, de acordo com outro aspecto, um novo processo para a preparação dos enantiômeros óticos do modafinil a partir do ácido (±)-modafínico, processo esse que permite isolar cada enantiômero com rendimentos e uma pureza ótica nitidamente superior aos descritos na patente US 4.927.855.
[019] De modo particularmente vantajoso, desenvolveu-se agora um processo de desdobramento dos dois enantiômeros óticos do ácido (±)-modafínico por cristalização preferencial, vantajosamente aplicável à escala preparativa.
[020] Esse processo de desdobramento do ácido (±)- modafínico apresenta numerosas vantagens: - evita o uso de um agente quiral intermediário oneroso, cuja preparação ulterior implica em perdas raramente inferiores a 10% (De Min., M. Levy, G. et Micheau J.-C., 1988; J. Chem. Phys. 85, 603-19); - os dois enantiômeros são obtidos diretamente, ao contrário do método que utiliza o desdobramento clássico por formação de sais diastereoisômeros; - o rendimento é teoricamente quantitativo devido às reciclagens sucessivas das águas-mães; - a purificação dos cristais de enantiômeros brutos é facilitada.
[021] A presente invenção visa, portanto, fornecer um processo para a preparação das formas cristalinas dos enantiômeros de modafinil.
[022] A presente invenção tem também por objetivo propor um novo processo para a preparação dos enantiômeros óticos de modafinil e, em particular, do enantiômero levógiro de modafinil.
PROCESSO PARA A PREPARAÇÃO DOS POLIMORFOS DE L-MODAFINIL
[023] Esses objetivos e outros são atingidos pela presente invenção que visa, mais precisamente, segundo um primeiro aspecto, um processo para a preparação de formas cristalinas dos enantiômeros óticos de modafinil, que compreende as seguintes etapas: (i) dissolver um dos enantiômeros óticos de modafinil em um solvente diferente de etanol; (ii) cristalizar dito enantiômero de modafinil; e (iii) recuperar a forma cristalina de dito enantiômero de modafinil assim obtido.
[024] De acordo com a presente invenção, o solvente utilizado na etapa (i) do processo, também denominado “solvente de recristalização” é um solvente capaz de assegurar a cristalização de dito enantiômero ótico de modafinil, de preferência à pressão atmosférica. Trata-se, em outras palavras, de qualquer solvente A capaz de formar, em dada pressão, pelo menos um dos enantiômeros: - em um primeiro domínio de temperatura e de concentração, um sistema monofásico que compreende pelo menos um dos enantiômeros em solução diluída no solvente A; - em um segundo domínio de temperatura e de concentração distinto do anterior, um segundo sistema bifásico que compreende cristais de dito enantiômero na presença de solução saturada, sendo que os dois domínios estão separados um do outro pela curva de solubilidade de dito enantiômero T (°C) = f (concentração de enantiômero) à pressão considerada.
[025] Em geral, a cristalização da etapa (ii) consiste em passar do sistema monofásico para o sistema bifásico, variando-se a temperatura e a concentração.
[026] A título ilustrativo e não limitativo de solventes que podem ser apropriados para o processo de recristalização de acordo com a presente invenção pode-se citar, em particular, os solventes alcoólicos, os solventes de ésteres de ácido carboxílico, os solventes eterados, os solventes clorados, os solventes aromáticos, os solventes cetônicos alifáticos inferiores. Outros solventes são, por exemplo, os solventes de ácidos carboxílicos, os solventes polares apróticos, os hidrocarbonetos alicíclicos, os hidrocarbonetos alifáticos, os carbonatos, os heteroaromáticos, a água.
[027] Entre os solventes alcoólicos pode-se citar, em particular, os álcoois de alquilas inferiores, tais como o metanol, o etanol, o propanol, o isopropanol, o butanol, o isopropanol, o 2-metil-2-pentanol, o 1,2-propanodiol, o álcool de terc-amila, o metanol; o propanol e o isopropanol são particularmente preferidos.
[028] Entre os solventes de tipo ésteres de ácido carboxílico podem-se citar, em particular, os acetatos de alquila, tais como o acetato de metila, o acetato de etila, o acetato de n-propila, o acetato de isopropila, o acetato de n-butila, os formatos de alquila, tais como o formato de etila, sendo que o acetato de etila é particularmente preferido.
[029] São úteis, a título de solventes eterados de recristalização, o dietiléter, o tetrahidrofurano (THF), o dioxano, o dibutiléter, o isopropiléter, o terc- butilmetiléter, o tetrahidropirano, sendo que o tetrahidrofurano é particularmente preferido.
[030] Entre os solventes clorados pode-se citar os hidrocarbonetos clorados, em particular o clorofórmio, o 1,2- dicloroetano, o diclorometano e os aromáticos clorados, tais como o clorobenzeno.
[031] Como exemplos de solventes aromáticos pode-se citar o orto-, o meta-, o para-xileno ou uma mistura de orto-, de meta- e de para-xileno, o metoxibenzeno, o nitrobenzeno, o trifluorobenzeno, o tolueno, sendo que o orto-, o meta-e o para-xileno são particularmente preferidos.
[032] São úteis, a título de solventes cetônicos, os solventes, tais como a acetona, a metiletilacetona, a metilisobutilcetona, a butan-2-ona, a ciclopentanona, a isobutilmetilcetona, a 2-pentanona, a 3-pentanona.
[033] Como exemplo de solvente ácido carboxílico pode-se mencionar, em particular, o ácido acético.
[034] A título de exemplo de solvente heteroaromático pode-se citar, em particular, a piridina.
[035] Exemplos de solventes polares apróticos são, em particular, a acetonitrila, a propionitrila, a 4- metilmorfolina, a N,N-dimetilacetamida, o nitrometano, a trietilamina, a N-metil-pirrolidona (NMP).
[036] Exemplos de hidrocarbonetos alifáticos são, em particular, o heptano, o 2,2,4-trimetilpentano.
[037] Exemplos de hidrocarbonetos alicíclicos são, em particular, o ciclopentano, o ciclohexano.
[038] Exemplos de carbonatos são, em particular, os alquilcarbonatos, tais como o carbonato de dimetila.
[039] De acordo com um modo de realização preferencial do processo de acordo com a presente invenção, os solventes de cristalização são escolhidos entre a acetona, o metanol, o 1,4-dioxano, o acetato de etila, as misturas de orto-, meta-, para-xileno, o isopropanol, o n-propanol, o carbonato de dimetila, o tetrahidrofurano, o clorofórmio e a metiletilcetona, a água e as misturas álcool/H2O.
[040] Assim, as formas cristalinas dos enantiômeros óticos de modafinil podem ser obtidas por recristalização dos enantiômeros em certos solventes, cuja natureza e, eventualmente, cujas condições de cristalização determinam, principalmente, o tipo de forma cristalina obtida.
[041] O solvente de recristalização, por sua interação com os grupos funcionais e os substituintes eletroatratores ou eletrodoadores pode, de fato, favorecer certos arranjos moleculares que dão origem a uma forma cristalina determinada em dadas condições de cristalização.
[042] Geralmente, aquece-se o solvente de recristalização utilizado na etapa (i), em particular sob refluxo, até se obter a dissolução completa do enantiômero ótico de modafinil no solvente. Se a concentração do enantiômero ótico de modafinil na etapa (i) não constituir um fator crítico da cristalização prefere-se, todavia, operar na presença de uma concentração de enantiômero ótico de modafinil próxima da concentração de saturação do solvente de recristalização considerado.
[043] De acordo com um modo de realização, o enantiômero ótico de modafinil é dissolvido aquecendo-se o solvente sob refluxo e uma quantidade adicional do dito enantiômero ótico é então acrescentada por frações de modo a atingir a saturação. Pode-se adicionar mais solvente para assegurar uma dissolução completa.
[044] De acordo com outro modo de realização, o enantiômero ótico de modafinil é posto em suspensão no solvente aquecido sob refluxo, e uma quantidade adicional de solvente é então acrescentada por frações de modo a se obter uma solução homogênea e atingir assim a saturação.
[045] O processo de cristalização do enantiômero ótico de modafinil na etapa (i) pode ser acelerado por meio de técnicas conhecidas pelo técnico no assunto, ou seja, o resfriamento da solução, a evaporação de uma parte do solvente, a adição de um anti-solvente ou a inoculação da solução com cristais de modafinil oticamente ativo de mesma forma cristalina que a esperada. Na maior parte das vezes, a mistura é mantida sob agitação ao longo de todo o processo de cristalização, de modo a se obter uma suspensão homogênea e uma renovação rápida do licor-mãe em torno de cada cristalito.
[046] O processo de cristalização do processo de acordo com a presente invenção pode ser realizado em condições termodinâmicas ou cinéticas.
[047] De acordo com a presente descrição, entende-se por “cristalização em condições termodinâmicas” uma cristalização realizada em condições em que o equilíbrio entre a solução homogênea, de um lado, e a solução saturada na presença de cristais de L- ou D-modafinil, de outro lado, é mantido.
[048] A título de exemplo, uma cristalização termodinâmica pode ser realizada resfriando-se lentamente a solução obtida na etapa (i), tipicamente deixando-se resfriar a solução à temperatura ambiente ou aplicando-se uma velocidade ou uma chapa de resfriamento inferior ou igual a 0,75°C/mn, de preferência a 0,6°C e, de maior preferência, a 0,5°C/mn.
[049] Entende-se por “cristalização realizada em condições cinéticas”, de acordo com o presente relatório descritivo, uma cristalização na qual o equilíbrio entre a solução homogênea, de um lado, e a solução saturada na presença de cristais de D- ou L-modafinil, de outro lado, é deslocado brutalmente para esse último domínio bifásico, i.e., para a formação de cristais.
[050] A título ilustrativo, uma cristalização dita cinética pode ser realizada, em particular, por resfriamento rápido, por exemplo, aplicando-se uma chapa de resfriamento de 300°C/mn, ou então por precipitação por adição de um anti- solvente da solução obtida na etapa (i).
[051] A título ilustrativo e não limitativo, esses dois tipos de cristalização termodinâmica ou cinética são realizados na presente descrição por resfriamento lento ou rápido.
[052] Evidentemente, qualquer outra técnica de cristalização, tal como a evaporação do solvente ou a precipitação, que permitem a colocação em condições cinéticas e/ou termodinâmicas, entra também no âmbito do processo de acordo com a presente invenção.
[053] Assim, segundo um modo de realização particular, a cristalização na etapa (ii) pode ser realizada por precipitação, eventualmente na presença de pequenos de cristais da forma cristalina desejada.
[054] Além disso, os inventores mostraram que certos solventes podem conduzir a formas cristalinas, mais especificamente a formas polimórficas, distintas em função do fato da cristalização ser realizada em condições cinéticas ou termodinâmicas.
[055] De acordo com um modo de realização privilegiado, a cristalização consiste em um resfriamento da solução obtida na etapa (i).
[056] Se for o caso, de acordo com um primeiro modo, o resfriamento é rápido e corresponde, em geral, a uma imersão da solução obtida na etapa (i) em um banho de temperatura inferior ou igual a 0°C, tal como um banho de água gelada durante um tempo suficiente para permitir uma cristalização completa da solução, ou então a um resfriamento com uma chapa de resfriamento compreendida, por exemplo, entre -1°C e - 5°C/mn.
[057] De acordo com um segundo modo de realização, o resfriamento é lento. Dentro desse contexto, deixa-se, em geral, a solução resfriar a partir da temperatura de refluxo do solvente até a temperatura ambiente ou, ainda, resfria-se a solução com uma chapa de resfriamento compreendida, de preferência, entre -0,1°C/mn e -0,8°C/mn e, de maior preferência, próxima de -0,5°C/mn, até geralmente uma temperatura de 15° a 20°C.
[058] Entre as combinações de solventes/anti-solventes preferidas de acordo com a presente invenção podem-se citar, em particular, as combinações de água/acetona, acetonitrila/água, etanol/água, metanol/água, ácido acético/água.
[059] Finalmente, as formas cristalinas dos enantiômeros óticos de modafinil podem ser isoladas de acordo com métodos clássicos, tais como filtração e centrifugação.
[060] A título ilustrativo e não limitativo, o processo de preparação de acordo com a presente invenção é mais particularmente realizado com o enantiômero levógiro de modafinil.
[061] De acordo com um modo de realização particular, a forma cristalina obtida de acordo com esse processo é uma forma polimórfica.
[062] Deve-se notar a esse respeito que, de modo geral, cada um dos enantiômeros (L) e (D) de um dado composto químico conduzem, quando são recristalizados nas mesmas condições experimentais, a formas cristalinas, em particular polimórficas, que possuem espectros de difração de raios X realizados no pó idênticos.
[063] A esse respeito, pode-se consultar a obra de J. Bernstein “Polymorphism in molecular crystals” 2002, University Press, Oxford, Reino Unido e a publicação de G. Coquerel, Enantiomer, 2000; 5(5); 481-498; Gordon and Breach Science Publishers.
[064] Por esse motivo, a forma dextrógira cujos espectros de difração de raios X das formas cristalinas são idênticas aos espectros da forma levógira expostos a seguir e, reciprocamente, fazem parte da presente invenção.
[065] No texto a seguir, as formas polimórficas designadas I, II, III, IV e V cobrem, assim, as formas CRL40982 formas I, II, III, IV, V obtidas a partir do enantiômero levógiro e as formas CRL40983 formas I, II, III, IV, V obtidas a partir do enantiômero dextrógiro.
FORMA I
[066] Nesse contexto, o processo que utiliza um solvente escolhido entre a acetona, o etanol, o 1,4-dioxano, o acetato de etila e as misturas de orto-, meta-, para-xileno, e uma etapa de cristalização por resfriamento lento leva à obtenção da forma I ou CRL40982 forma I.
[067] O processo que utiliza o solvente escolhido entre o metanol, a água ou as misturas de álcool/água, em particular de metanol/água e de etanol/água, bem como uma etapa de cristalização por resfriamento rápido leva à obtenção da forma I ou CRL 40982 forma I.
[068] De acordo com outra variante igualmente preferida da presente invenção, o processo que utiliza o metanol e uma etapa de cristalização por precipitação por adição de água fria como anti-solvente do metanol leva à forma I.
FORMA II
[069] De acordo com outro modo de realização da presente invenção, o processo que utiliza um solvente na etapa (i) escolhido entre o isopropanol, o acetato de etila, o n- propanol ou etanol desnaturado com tolueno, e uma etapa de cristalização por resfriamento rápido leva a uma forma polimórfica designada forma II ou CRL 40982 forma II.
[070] De acordo com uma variante do processo, a forma II pode também ser obtida por resfriamento lento em isopropanol.
[071] Pode-se também observar que a obtenção da forma II no isopropanol não depende das condições de cristalização (termodinâmicas ou cinéticas).
FORMA III
[072] De acordo com uma variante do processo da presente invenção, o solvente utilizado na etapa (i) é a acetona, e a etapa de cristalização (ii) consiste em um resfriamento rápido, o que leva, aparentemente, à obtenção de uma forma polimórfica designada forma III ou CRL 40982 forma III.
FORMA IV
[073] Como variante do processo de acordo com a presente invenção, o solvente utilizado na etapa (i) é escolhido entre o tetrahidrofurano, o clorofórmio e a metiletilcetona, e a etapa de cristalização (ii) consiste em um resfriamento lento da solução, o que leva à obtenção de uma forma polimórfica designada forma IV ou CRL 40982 forma IV.
[074] O processo de recristalização dos enantiômeros óticos de modafinil pode, de acordo com a natureza do solvente utilizado, leva à obtenção de solvatos.
FORMA V
[075] Como variante do processo de acordo com a presente invenção, o solvente utilizado na etapa (i) é escolhido entre a 2-pentanona e o tetrahidrofurano, e a etapa de cristalização (ii) consiste em um resfriamento lento da solução em 2-pentanona e resfriamento rápido em THF, o que leva à obtenção de uma forma polimórfica designada forma V.
SOLVATO DE CARBONATO DE DIMETILA
[076] Assim, de acordo com um modo de realização particular da presente invenção, quando o solvente utilizado na etapa (i) for o dimetilcarbonato e a cristalização consistir em um resfriamento lento, obtém-se um solvato de carbonato de dimetila de (-)-modafinil.
SOLVATO DE ÁCIDO ACÉTICO
[077] De acordo com outro modo de realização particular da presente invenção, quando o solvente utilizado na etapa (i) for o ácido acético e a cristalização consistir em um resfriamento lento ou rápido, obtém-se um solvato de ácido acético.
FORMAS POLIMÓRFICAS DE (-)-MODAFINIL
[078] A presente invenção tem também por objeto a forma polimórfica do enantiômero levógiro do modafinil designada CRL 40982 forma II, caracterizada pelo fato de produzir um espectro de difração de raios X que compreende raios de intensidade nas distâncias reticulares: 11,33; 8,54; 7,57; 7,44; 4,56; 3,78; 3,71 Â, sendo que os raios de intensidade que correspondem às distâncias reticulares: 8,54; 7,57; 7,44; 4,56; 3,78; 3,71 Â são particularmente características.
[079] Mais precisamente, o espectro de difração de raios X indicado a seguir, no qual d representa a distância reticular e l/lo a intensidade relativa:
Figure img0003
Difratômetro: Miniflex Rigaku (Elexience)
[080] A presente invenção tem também por objeto a forma polimórfica do enantiômero levógiro de modafinil designada CRL 40982 forma III, caracterizada pelo espectro de difração de raios X que compreende raios de intensidade nas seguintes distâncias reticulares d: 13,40; 12,28; 8,54; 7,32; 6,17; 5,01; 4,10; 3,97; 3,42; 3,20 Â, e as distâncias reticulares: 12,28; 8,54; 5,01; 4,10; 3,97; 3,42; 3,20 Â que correspondem aos raios de intensidade mais característicos.
[081] Nesse contexto, a presente invenção visa mais particularmente a forma III do (-)-modafinil que produz o espectro de difração de raios X indicado a seguir no qual d representa a distância reticular e l/lo a intensidade relativa:
Figure img0004
Difratômetro: Miniflex Rigaku (Elexience)
[082] A presente invenção visa também a forma polimórfica do enantiômero levógiro do modafinil designada CRL 40982 forma IV, caracterizada pelo fato de produzir um espectro de difração de raios X que compreende raios de intensidade nas distâncias reticulares: 12,38; 8,58; 7,34; 6,16; 5,00; 4,48; 4,09; 3,66 Â, sendo que os raios mais característicos correspondem às distâncias reticulares de 12,38; 8,58; 7,34; 6,16; 5,00; 4,09 Â.
[083] Mais precisamente, a forma IV do (-)-modafinil caracteriza-se pelo fato de produzir o espectro de difração de raios X indicado a seguir, no qual d representa a distância reticular e l/lo a intensidade relativa que compreende raios de intensidade nas distâncias reticulares:
Figure img0005
Difratômetro: Siemens AG.
[084] A presente invenção visa também a forma polimórfica do enantiômero dextrógiro de modafinil designada CRL 40982 forma V, caracterizada pelo fato de produzir um espectro de difração de raios X que compreende raios de intensidade nas distâncias reticulares: 9,63; 5,23; 5,03; 4,74; 4,66; 4,48; 4,22; 4,10; 3,77 Â.
Figure img0006
Difratômetro: Bruker GADDS
[085] A presente invenção tem também por objeto o solvato de Carbonato de dimetila de (-)-modafinil, caracterizado por apresentar o espectro de difração indicado a seguir no qual d representa a distância reticular e l/lo a intensidade relativa:
Figure img0007
Difratômetro: Siemens AG.
[086] A presente invenção tem também por objeto o solvato de ácido acético dos enantiômeros levógiro e dextrógiro de modafinil suscetível de ser obtido pelo processo de recristalização da presente invenção, caracterizado pelo fato de produzir um espectro de difração de raios X que compreende raios de intensidade nas distâncias reticulares: 9,45; 7,15; 5, 13; 4, 15; 3, 67 (Â) .
Figure img0008
Difratômetro: Bruker GADDS
[087] De acordo com outro aspecto, a presente invenção tem também por objeto um processo de conversão de uma primeira forma cristalina de um dos enantiômeros de modafinil em uma segunda forma cristalina distinta da primeira, em que dito processo compreende as etapas que consistem em: (i) suspender a forma cristalina do dito enantiômero de modafinil em um solvente; (ii) recuperar a forma cristalina obtida.
[088] A título de solventes que podem convir a esse processo pode-se citar, em particular, a acetonitrila.
[089] De modo geral, a forma cristalina inicial é mantida em suspensão a uma temperatura inferior à temperatura de homogeneização, durante um tempo suficiente para permitir a conversão total da forma inicial. Esse tempo pode variar, em particular, de acordo com a natureza do solvente, da forma cristalina inicial, da temperatura do meio. De modo clássico, a forma cristalina é mantida em suspensão durante pelo menos 24 horas à temperatura ambiente, sob pressão atmosférica, na maior parte das vezes por cerca de 72 horas.
[090] A título ilustrativo, dito processo é realizado com o (-)-modafinil.
[091] Nesse contexto, de acordo com um modo de realização particular da presente invenção, o processo utiliza a forma I da acetonitrila na etapa (i), o que leva à obtenção de um solvato de acetonitrila do (-)-modafinil.
[092] A título indicativo, a forma I é mantida em suspensão por vários dias, de preferência por 3 dias à temperatura ambiente, à pressão atmosférica.
[093] A presente invenção tem igualmente por objeto o solvato de acetonitrila do (-)-modafinil suscetível de ser obtido pelo processo de recristalização da presente invenção. Ele se caracteriza por apresentar o seguinte espectro de difração no qual d representa a distância reticular e l/lo a intensidade relativa.
Figure img0009
Difratômetro: Siemens AG.
COMPOSIÇÕES FARMACÊUTICAS QUE COMPREENDEM AS FORMAS POLIMÓRFICAS II, III, IV E V DE (-)-MODAFINIL, DE ( + )- MODAFINIL, RESPECTIVAMENTE:
[094] A presente invenção visa também as composições farmacêuticas que compreendem as formas polimórficas CRL 40982 forma II, CRL 40982 forma III, CRL 40982 forma IV ou CRL 40982 forma V do (-)-modafinil, CRL 40983 forma II, CRL 40983 forma III, CRL 40983 forma IV e CRL 40983 forma V, respectivamente, eventualmente em associação com um veículo farmaceuticamente aceitável.
[095] Ditas composições podem ser administradas por via oral, via mucosa (por exemplo, ocular, intranasal, pulmonar, gástrica, intestinal, retal, vaginal, ou então através do aparelho urinário), ou por via parenteral (por exemplo, subcutânea, intradérmica, intramuscular, intravenosa ou intraperitoneal).
[096] De acordo com um modo preferencial, as composições farmacêuticas de acordo com a presente invenção são administradas por via oral, em forma de comprimidos, pílulas, cápsulas gelatinosas ou grânulos de liberação imediata ou de liberação controlada, em forma de pó, cápsulas, suspensão em um líquido ou em um gel, emulsão, ou então de liofilizado, de maior preferência, em forma de comprimidos, cápsulas, suspensão em um líquido ou em um gel. O veículo de administração pode compreender um ou mais excipientes farmaceuticamente aceitáveis que são suscetíveis de assegurar a estabilidade das formas polimórficas (por exemplo, uma suspensão de um polimorfo em um óleo).
[097] As composições farmacêuticas de acordo com a presente invenção compreendem as formas polimórficas do (-)- modafinil e do (+)-modafinil, II, III, IV ou V, respectivamente, eventualmente em mistura umas com as outras e/ou com um ou mais excipientes farmaceuticamente aceitáveis.
[098] Uma composição sólida para uma administração por via oral é preparada por adição ao princípio ativo de um ou mais excipientes, em particular de uma carga e, se for o caso, de um ligante, um agente desintegrante, um lubrificante, um tensoativo e um emulsificante, um solubilizante, um corante, um substituto de açúcar ou um flavorizante e pela modelagem da mistura, por exemplo, na forma de comprimido ou cápsula.
[099] Exemplos de cargas englobam a lactose, a sacarose, o manitol ou o sorbitol; preparações à base de celulose, tais como, por exemplo, amido de milho, amido de arroz, amido de batata.
[100] Exemplos de ligantes englobam a gelatina, a goma adragante, a metilcelulose, a hidroxipropilcelulose, a carboximetilcelulose de sódio e/ou a polivinilpirrolidona (PVP), a copovidona, o dextrano, a dextrina, a ciclodextrina e seus derivados, tais como a hidroxipropil-β-ciclodextrina.
[101] Exemplos de substitutos de açúcar englobam o aspartame, a sacarina, o ciclamato sódico.
[102] Exemplos de agentes flavorizantes englobam o cacau em pó, a menta em forma de erva, o pó aromático, a menta em forma de óleo, o borneol e a canela em pó.
[103] Exemplos de tensoativos e emulsificantes englobam, em particular, o polissorbato 20, polissorbato 60, polissorbato 80, o sucroéster (7-11-15), o poloxâmero 188, poloxâmero 407, o PEF 300, PEF 400 e o estearato de sorbitano.
[104] Exemplos de agentes solubilizantes englobam o migliol 810, migliol 812, os glicerídeos e seus derivados, o propilenoglicol.
[105] Exemplos de agentes desintegrantes englobam, por exemplo, a polivinilpirrolidona, a carmelose sódica ou então o ácido algínico ou um de seus sais como o alginato de sódio.
[106] Exemplos de agentes lubrificantes englobam o estearato de magnésio, o fumarato de magnésio estearilado, o ácido behênico e seus derivados.
[107] As composições farmacêuticas da presente invenção podem ainda conter uma outra forma cristalina do (-)- modafinil ou do (+)-modafinil, respectivamente, entre as quais em particular a forma I e/ou outro princípio ativo ou inativo em mistura com uma ou mais outras formas polimórficas de modafinil, tais como a forma III, a forma II, a forma IV e a forma V.
[108] De acordo com a presente invenção, a expressão “veículo farmaceuticamente aceitável” engloba solventes, meios de dispersão, agentes antifúngicos e antibacterianos, agentes isotônicos e agentes que retardam a absorção. O uso desses meios e agentes para as substâncias farmaceuticamente ativas é bem conhecido pelos técnicos no assunto.
[109] A presente invenção trata também do uso das formas CRL 40982 forma II, CRL 40982 forma III, CRL 40982 forma IV ou CRL 40982 forma V do (-)-modafinil, CRL 40983 forma II, CRL 40983 forma III, CRL 40983 forma IV ou CRL 40983 forma V de (+)-modafinil, respectivamente, para a fabricação de um medicamento destinado à prevenção e/ou ao tratamento de uma afecção escolhida entre a hipersonia e, em particular, a hipersonia idiopática e a hipersonia em pacientes que sofrem de câncer tratados com analgésicos morfínicos para aliviar a dor; as apneias do sono, a sonolência excessiva associada a uma doença, as apneias do sono obstrutivas, a narcolepsia; as sonolências, as sonolências excessivas, as sonolências excessivas ligadas à narcolepsia; os distúrbios do sistema nervoso central, tais como o mal de Parkinson; a proteção do tecido cerebral frente à isquemia, os distúrbios da vigilância e, em particular, os distúrbios da vigilância ligados à doença de Steinert, os distúrbios da atenção, por exemplo ligados à hiperatividade (ADHD); o estado de fadiga, em particular o que está ligado às escleroses múltiplas e outras doenças degenerativas; a depressão, o estado depressivo ligado à falta de insolação, a esquizofrenia, o trabalho por turnos, a defasagem horária; os distúrbios do comportamento alimentar, em que o modafinil atua como estimulador do apetite, a estimulação das funções cognitivas em pequenas doses.
PROCESSO PARA A PREPARAÇÃO DE MODAFINIL OTICAMENTE ATIVO
[110] De acordo com outro aspecto, a presente invenção visa um processo para a preparação dos enantiômeros óticos de modafinil a partir do ácido (±)-modafínico, em que dito processo compreende as seguintes etapas: (i) realizar um desdobramento dos dois enantiômeros óticos do ácido (±)-modafínico e recuperar pelo menos um dos enantiômeros; (ii) colocar em contato um dos dois enantiômeros obtidos com um haloformiato de alquila inferior na presença de um álcool e de uma base; (iii) recuperar o produto obtido; (iv) converter o éster obtido na etapa (iii) em amida; (v) recuperar o produto obtido na etapa (iv).
[111] De modo preferencial, o haloformiato de alquila inferior é um cloroformiato de alquila inferior e, de maior preferência, trata-se do cloroformiato de metila.
[112] Vantajosamente, os haloformiatos de alquila inferior e, em particular, o cloroformiato de metila utilizado nesse processo para realizar a esterificação do ácido modafínico, são menos tóxicos que o dimetilsulfato descrito no processo do estado da técnica US 4.927.855 para rendimentos equivalentes, e mesmo melhorados. O processo é, portanto, mais fácil de realizar e mais adaptado a uma aplicação industrial.
[113] De preferência, opera-se na presença de uma quantidade equimolar de haloformiato de alquila inferior e de base na etapa (ii) em relação ao ácido modafínico oticamente ativo.
[114] Prefere-se particularmente utilizar bases orgânicas, de maior preferência, bases nitrogenadas.
[115] A título de base particularmente preferida pode-se citar, em particular, a trietilamina, a diisopropilamina, a dietilmetilamina, a diisopropiletilamina, o 1,8-diazabiciclo- [5,4.0]-undec-7-eno (DBU).
[116] De preferência, o solvente utilizado na etapa (ii) é um álcool alifático inferior, tal como o metanol, o etanol, o propanol, sendo que o metanol é particularmente preferido.
[117] De acordo com modo de realização particular, o éster obtido no fim da etapa (ii) é cristalizado por adição de água gelada.
[118] A conversão do éster em amida na etapa (iv) consiste, de preferência, em uma amonólise, ou seja, um tratamento com amônia.
[119] Nesse contexto, prefere-se geralmente operar com um excesso de amônia.
[120] De acordo com uma variante privilegiada da presente invenção, a amônia utilizada está em forma gasosa.
[121] A reação de amonólise é, de acordo com um modo preferencial, realizado em um solvente polar, de preferência prótico, tal como os álcoois alifáticos inferiores, por exemplo, no metanol ou no etanol, sendo que o metanol é particularmente preferido.
[122] As recuperações do éster do ácido (+) ou (-)- modafínico na etapa (iii) e, respectivamente, do (+) ou (-)- modafinil na etapa (iv) são realizadas de acordo com métodos convencionais conhecidos pelos técnicos no assunto.
[123] De acordo com outro aspecto, a presente invenção tem por objeto um processo para a preparação dos enantiômeros óticos de modafinil que compreende as seguintes etapas: (a) realizar um desdobramento dos dois enantiômeros óticos do ácido (±)-modafínico ou de seus sais por um processo de cristalização preferencial; (b) converter dito enantiômero isolado em amida; (c) recuperar o enantiômero de modafinil obtido.
[124] De acordo com um modo de realização preferido, a etapa (b) é realizada em dois tempos: (b1) converter dito enantiômero em éster de alquila inferior; (b2) converter o produto obtido na etapa (b1) em amida.
[125] De acordo com um modo de realização particularmente preferido, a etapa (b1) é realizada na presença de haloformiato de alquila inferior, de um álcool e de uma base, de acordo com as condições descritas anteriormente.
[126] De acordo com um modo particularmente vantajoso, quando (b1) for realizado na presença de cloroformiato de metila, de uma base e de um álcool, e (b1) consistir em uma amonólise conforme descrita anteriormente, processo esse em que o ácido (±)modafínico é desdobrado por cristalização preferencial, se traduz por um rendimento global geralmente da ordem de 25%. Assim, o rendimento de obtenção por esse processo do enantiômero (-)-modafínico em particular é nitidamente superior ao obtido na patente US 4.927.855.
[127] A técnica de cristalização preferencial é uma técnica amplamente utilizada nos laboratórios e na indústria.
[128] Esse método repousa na cristalização alternada de dois compostos quirais denominados R e S, que realizam um conglomerado em um solvente A e para uma dada faixa de temperatura DT. Isso significa que, nessa gama de temperatura, qualquer mistura, em equilíbrio termodinâmico dos dois antípodas com a solução, é constituída por dois cristais que só contêm, cada um, moléculas de mesma configuração, incorporando ou não moléculas de solvente (solvatos). A existência desse conglomerado, sem miscibilidade no estado sólido, será implicitamente admitida no que vem a seguir, pelo menos no intervalo de temperatura DT e para o solvente A.
[129] Duas classes de fatores influenciam a cristalização dos antípodas óticos, de um lado, os parâmetros ligados aos equilíbrios heterogêneos ternários e, de outro lado, os fatores que atuam sobre a cinética de cristalização.
[130] Os parâmetros ligados aos equilíbrios heterogêneos ternários compreendem: - as posições das camadas de cristalização de espécies sólidas que se depositam em cada temperatura e, mais particularmente, os valores das solubilidades das fases estáveis e metastáveis, da mistura racêmica S(±) e dos antípodas S(+) = S(-), em função da temperatura, e a relação das solubilidades α = S(±)/S(+); - a extensão dos domínios estáveis e metaestáveis de soluções sólidas, de racemato, de solvato racêmico, de solvatos ativos e das variedades polimórficas dos sólidos cristalizados.
[131] Os fatores que atuam sobre a cinética de cristalização compreendem: - fatores internos aos cristais, em relação com as ligações entre as moléculas, que são não modificáveis pelo experimentador; - fatores internos que são modificáveis pelo experimentador; trata-se da natureza do solvente, da natureza e da concentração das impurezas, da supersaturação adquirida em função do tempo, do intervalo de temperatura DT, da velocidade e do modo de agitação, da massa e da granulometria dos pequenos cristais, do efeito de parede, etc.
[132] Essas duas classes de fatores influenciam diretamente o rendimento, a pureza das fases obtidas e o desenrolar das operações de separação. A viabilidade da filtração será assim dependente do espectro granulométrico e do hábito dos cristais, da viscosidade da suspensão, da tensão de vapor, do solvente, das supersaturações adquiridas para cada um dos antípodas e da presente invenção eventual de um racemato verdadeiro de caráter metaestável. Essas escolhas poderão também atuar sobre a cinética de racemização dos antípodas ou de degradação da molécula.
[133] Para cada conjunto constituído pelo par de antípodas (R e S) e do solvente (A), os fatores que atuam sobre a cinética são um caso de espécie.
[134] Distinguem-se, principalmente, dois tipos de métodos de cristalização preferencial: - por um lado, os processos clássicos designados SIPC que significa “Seeded Isothermal Preferential Crystallization” e suas variantes politérmicas; - por outro lado, o processo designado AS3PC para “AutoSeeded Polythermic Programmed Preferential Crystallisation”.
[135] No método de cristalização preferencial AS3PC, chamado de auto-inoculado, o sistema é colocado e deixado em condições tais que ele próprio gere seus pequenos cristais para a realização do enantiômero desejado, ao passo que no método SIPC esses pequenos cristais são introduzidos por inoculação. Os dois tipos de processos serão descritos mais detalhadamente a seguir.
[136] Para mais informações referentes aos processos de desdobramento por cristalização preferencial de acordo com os métodos AS3PC pode-se consultar, em particular, os documentos de G. Coquerel, M.-N. Petit e R. Bouaziz, Patente EP 0.720.595 B1, 1996; E. Nolzié, P. Cardinaêl, A.-R. Schoofs e G. Coquerel, Tetrahedron Asymmetry, 1997, 8(17), 2913-2920; L. Courvoisier, E. Notzié, M.-N. Petit, U. Hedtmann, U, Sprengard e G. Coquerel, Chemistry Letters, 2001, 4, 364-365.
[137] De acordo com um modo de realização particular, o processo de desdobramento dos enantiômeros óticos do ácido (±)-modafínico ou de seus sais é um produto inoculado de SIPC ou S3PC, em que dito processo compreende as seguintes etapas: (a) homogeneizar a uma temperatura TD um conjunto composto pela mistura racêmica de cristais em forma de conglomerado, do primeiro enantiômero do ácido modafínico e de solvente, cujo ponto figurativo E, definido pelas variáveis concentração e temperatura TD, se encontra no domínio monofásico da solução diluída; (b) resfriar rapidamente a solução preparada na etapa (a) inicialmente à temperatura TD até a temperatura TF; (c) inocular a solução obtida na etapa (b) durante (i.e., entre TL e TF) ou no fim do resfriamento (i.e. a TF) em pequenos cristais muito puros do primeiro enantiômero; (d) coletar os cristais do primeiro enantiômero; (e) adicionar aos licores-mãe que resultam da coleta realizada na etapa (d) a mistura racêmica de cristais em forma de conglomerado, e homogeneizar o novo conjunto aquecendo-se a uma temperatura TD, de modo que o ponto figurativo E’ seja simétrico a E em relação ao plano de mistura racêmica do sistema solvente, antípoda (-), antípoda (+), sendo que dito ponto E’ situa-se no domínio monofásico da solução diluída; (f) resfriar rapidamente a solução obtida na etapa (e) inicialmente à temperatura TD, até a temperatura TF; (g) inocular a solução obtida na etapa (f) em pequenos cristais muito puros do segundo enantiômero; (h) coletar os cristais do segundo enantiômero; (i) adicionar aos licores-mãe que resultam da coleta cristalina realizada na etapa (h) a mistura racêmica em forma de conglomerado de cristais, e homogeneizar o novo conjunto aquecendo-se a uma temperatura TD para se obter uma composição idêntica à do conjunto do ponto figurativo E inicial; (j) repetir as etapas (a), (b), (c), (d), (e), (f), (h) e (j) para se obter, sucessivamente, o primeiro e depois o segundo dos dois enantiômeros.
[138] Faz-se, frequentemente, referência a esses dois métodos designando-os, respectivamente, como “SIPC” e “S3PC”, que é uma variante de SIPC, como descrito de modo detalhado na continuação do relatório descritivo.
[139] No texto a seguir, de acordo com a presente invenção, são designados: - por “TF” a temperatura de fim de cristalização e filtração, situada no domínio trifásico; - por “TL” a temperatura de homogeneização da mistura racêmica; - por “TD” a temperatura de partida para a qual a mistura de partida é uma solução homogênea; - por “antípoda”, um enantiômero.
[140] A título preferencial, o processo de desdobramento dos dois enantiômeros óticos do ácido (±)-modafínico ou de seus sais por cristalização preferencial é um processo auto- inoculado AS3PC, em que dito processo compreende as seguintes etapas: (a) realizar um conjunto composto pela mistura racêmica de cristais em forma de conglomerado, do primeiro enantiômero do ácido modafínico e de solvente, cujo ponto figurativo E, definido pelas variáveis concentração e temperatura TB, situa-se no domínio bifásico do enantiômero em excesso, e está em equilíbrio com sua solução saturada; (b) aplicar uma lei de programação do resfriamento da temperatura à mistura bifásica preparada na etapa (a), e dita lei de programação é tal que os licores-mãe mantêm uma supersaturação baixa que privilegia o crescimento do enantiômero presente em forma de cristais impedindo, ao mesmo tempo, a nucleação espontânea do segundo enantiômero presente na solução; (c) adaptar durante todo o tempo do crescimento cristalino da etapa (b) uma velocidade de agitação ligeiramente crescente em função do tempo, de modo que seja, a qualquer momento, suficientemente lenta para favorecer um crescimento do primeiro enantiômero evitando gerar forças de estrição muito intensas que provoquem uma nucleação não controlada e suficientemente rápida para realizar uma suspensão homogênea e uma renovação rápida do licor-mãe em torno de cada cristalito do primeiro enantiômero; (d) coletar os cristais do primeiro enantiômero; (e) adicionar aos licores-mãe que resultam da coleta realizada na etapa (d) a mistura racêmica de cristais em forma de conglomerado, e levar o novo conjunto a um patamar de temperatura TB durante o tempo necessário para a obtenção do equilíbrio termodinâmico, de modo que o ponto figurativo E’ seja simétrico a E em relação ao plano das misturas racêmicas do sistema solvente, antípoda (-), antípoda (+), sendo que dito ponto E’ situa-se no domínio bifásico do segundo enantiômero em excesso e em equilíbrio com sua solução saturada; (f) aplicar a mesma lei de programação do resfriamento somente na etapa (b) à mistura bifásica preparada na etapa (e) que contém o segundo enantiômero, de modo que os licores- mãe mantenham uma supersaturação baixa durante a cristalização a fim de privilegiar o crescimento do enantiômero presente em forma de cristais impedindo, ao mesmo tempo, a nucleação espontânea do primeiro enantiômero presente na solução; (g) adaptar, durante todo o tempo do crescimento cristalino da etapa (f), uma velocidade de agitação ligeiramente crescente em função do tempo, de modo que seja, a qualquer momento, suficientemente lenta para favorecer o crescimento do primeiro enantiômero evitando gerar forças de estrição muito intensas que provoquem uma nucleação não controlada e suficientemente rápida para se obter uma suspensão homogênea e uma renovação rápida do licor-mãe em torno de cada cristalito do segundo enantiômero; (h) coletar os cristais do segundo enantiômero; (i) adicionar aos licores-mãe que resultam da coleta cristalina realizada na etapa (g) a mistura racêmica em forma de conglomerado para se obter um conjunto cuja composição seja idêntica à do conjunto E inicial; (j) repetir as etapas (a), (b), (c), (d), (e), (f), (g), (h) e (i) para se obter, sucessivamente, o primeiro e depois o segundo dos dois enantiômeros.
[141] No texto a seguir, de acordo com a presente invenção, designa-se por “THOMO” a temperatura de homogeneização do conjunto constituído pela mistura racêmica, do primeiro enantiômero e do solvente.
[142] Assim, na etapa (a) do processo de acordo com a presente invenção, a escolha do(s) solvente(s) e da faixa de temperatura de trabalho é definida de modo a ter, simultaneamente: - antípodas que realizem um conglomerado e cujo eventual racemato é metaestável na faixa de temperatura de trabalho; - licores suficientemente concentrados, mas de baixas viscosidades e de baixa tensão de vapor; - uma ausência de solvólise e de racemização; - uma estabilidade dos solvatos se estiverem presentes em equilíbrio e forem enantiômeros desdobráveis.
[143] Nas etapas (a) e (e) do processo de acordo com a presente invenção, a temperatura TB é superior à temperatura TL de homogeneização da quantidade de mistura racêmica contida na suspensão inicial, e pelo fato de, a partir da curva de variação THOMO em função do excesso enantiomérico e para uma concentração constante em mistura racêmica XL, dita temperatura TB é definida de modo que a massa de finos cristais do primeiro enantiômero das etapas (a) e (i) e do segundo enantiômero da etapa (e), em equilíbrio com sua solução saturada, representa no máximo 50% e, de preferência, entre cerca de 25% e 40% da coleta esperada.
[144] Nas etapas (b) e (f) do processo de acordo com a presente invenção, a lei de programação do resfriamento da temperatura TB a TF, adaptada à montagem experimental, é definida de modo: - a se obter uma supersaturação baixa durante todo o tempo de duração da cristalização do enantiômero presente em forma de cristais no início de cada ciclo, em que dita supersaturação baixa provoca um crescimento e uma nucleação secundárias suaves; - a se atingir em TF o máximo de supersaturação do outro enantiômero sem nucleação primária. - a se obter uma coleta de cristais nas etapas (d) e (h) que, após adição da mistura racêmica e compensação nas etapas (e) e (i), permite a ciclagem das operações.
[145] De fato, cada montagem experimental influi sobre as capacidades de supersaturação das misturas utilizadas e a eficácia da agitação e, consequentemente, a lei de programação do resfriamento é adaptada às circunstâncias nas quais o processo é realizado. Para isso, a temperatura TB, as solubilidades da mistura racêmica em função da temperatura, a curva THOMO em função do excesso enantiomérico para uma concentração constante de mistura racêmica XL são, por sua vez, totalmente independentes da montagem experimental.
[146] A lei de programação do resfriamento, que é a função que liga a temperatura ao tempo, é determinada para sua parte de TL a TF por resfriamento da solução de concentração XL de TL + 1°C a TF, sendo que TF é inferior a TL — (THOMO — TL) a fim de se obter uma solução saturada estável sem nucleação primária permitindo, ao mesmo tempo, uma coleta dupla do excesso enantiomérico inicial, e dita lei de programação do resfriamento é determinada para sua parte de TB a TL por extrapolação dessa mesma lei determinada de TL + 1°C a TF.
[147] O processo de cristalização preferencial do ácido (±)-modafínico ou de seus sais apresenta outras características vantajosas, sozinhas ou em combinação, tais como: - nas etapas (a) e (i), a massa de finos cristais do primeiro enantiômero em equilíbrio com sua solução saturada representa entre cerca de 25% e 40% da coleta esperada, e 50% representa um limite máximo; - na etapa (e), a massa de finos cristais do segundo enantiômero em equilíbrio com sua solução saturada representa entre cerca de 25% e 40% da coleta esperada, e 50% representa um limite máximo; - nas etapas (b) e (f), a capacidade térmica que acompanha o depósito do primeiro enantiômero e do segundo enantiômero está integrada na lei de programação de temperatura; - nas etapas (e) e (i), efetuam-se compensações de solvente; - nas etapas (a), (e) e (i), os finos cristais da mistura racêmica em forma de conglomerado que são adicionados sofrerem, antes de serem introduzidos, um tratamento prévio que acelera a etapa de dissolução, tal como trituração e tamisação, um tratamento por ondas ultrassonoras, uma liofilização parcial; esses tratamentos têm também por finalidade fornecer finos cristais próprios para gerar uma superfície de crescimento cristalina elevada; - na etapas (a), (e) e (i), que comportam uma dissolução, a velocidade de agitação é elevada em relação às etapas (c) e (g).
[148] Além dos dados dos equilíbrios heterogêneos necessários para realizar o processo AS3PC, as operações permanecem também submetidas a exigências cinéticas ajustáveis, em particular a lei do resfriamento que é, para cada conjunto solvente/enantiômero, um caso de espécie.
[149] De acordo com um modo de realização, o solvente utilizado na etapa (a) dos processos SIPC, S3PC ou AS3PC é o etanol absoluto ou desnaturado, eventualmente em mistura com uma base orgânica ou inorgânica, e mesmo com um ou mais solvente(s) suscetíveis de melhorar a solubilidade da mistura racêmica no etanol.
[150] Como variante, o solvente utilizado na etapa (a) dos processos SIPC, S3PC ou AS3PC é o 2-metóxi-etanol ou o metanol, eventualmente em mistura com uma base orgânica ou inorgânica e/ou um ou mais solvente(s), suscetíveis de melhorar a solubilidade da mistura racêmica no etanol.
[151] De acordo com um modo de realização privilegiado, o solvente utilizado na etapa (a) do processo SIPC ou AS3PC é o etanol, o 2-metóxi-etanol ou o metanol. A temperatura de filtração TF está, de preferência, compreendida entre 0°C e 40°C para o ácido (±)-modafínico.
[152] No caso do etanol, a temperatura TF está, de preferência, compreendida entre 0°C e 25°C e, de maior preferência, próxima de 18°C ou 17°C.
[153] No caso do 2-metóxi-etanol ou do metanol, a temperatura TF está, de preferência, compreendida entre 20°C e 35°C, e em particular próxima de 30°C.
[154] De preferência, a concentração da mistura racêmica na etapa (a) está então compreendida entre 2 e 50% em massa, de maior preferência, entre 2 e 30% em massa e, de maior preferência, próxima de 5,96% em massa no caso do etanol, 15,99% no caso do 2-metóxi-etanol e de 25,70% no caso do metanol.
[155] Nesse contexto, prefere-se particularmente que o excesso enantiomérico na etapa (a) esteja compreendido entre 1 e 50% em massa, de maior preferência, entre 1 e 20% em massa e, de maior preferência, próximo de 11% em massa no caso do etanol, 8% em massa no caso do 2-metóxi-etanol e 10% em massa no caso do metanol.
[156] A temperatura TD dos processos SIPC e S3PC, temperatura para a qual a mistura de partida é uma solução homogênea, depende da concentração e está então geralmente compreendida entre 35° e 50°C sob refluxo do solvente. O resfriamento da temperatura TD para TF é muito rápido de modo a permanecer no domínio monofásico e realizado, de preferência, em menos de 20 minutos, por exemplo, por imersão.
[157] De acordo com um modo preferencial do processo AS3PC, a temperatura TB está então compreendida entre as temperaturas TL e THOMO. A temperatura TB pode estar compreendida, em particular, entre 25°C e 50°C.
[158] A título de exemplo, no caso do etanol, quando o excesso enantiomérico estiver próximo de 11% em massa, a temperatura TB está, de preferência, compreendida entre 25°C e 40°C, em particular entre 30,1°C e 36,2°C e, de maior preferência, próxima de 33,5°C ou então de 31,5°C.
[159] No caso do 2-metóxi-etanol, quando o excesso enantiomérico estiver próximo de 8% em massa, a temperatura TB está, de preferência, compreendida entre 35°C e 50°C, em particular entre 39,1°C e 47,9°C e, de maior preferência, próxima de 41°C.
[160] No caso do metanol, quando o excesso enantiomérico estiver próximo de 10% em massa, a temperatura TB está, de preferência, compreendida entre 40°C e 55°C, em particular entre 45,1°C e 53,9°C e, de maior preferência, próxima de 46,5°C.
[161] Prefere-se particularmente que o resfriamento de TB a TF na etapa (b) seja realizado em um tempo suficientemente longo para que a massa média dos cristais de enantiômero desejado coletada seja elevada, mas suficientemente curto para impedir que o contra enantiômero cristalize e obter assim uma pureza ótica elevada, em particular superior a 85%. O resfriamento é, portanto, geralmente acompanhado por polarimetria a fim de se determinar o momento propício da filtração. De preferência, o resfriamento está compreendido entre 50 e 70 minutos e, de maior preferência, é de 60 minutos quando o solvente utilizado for o etanol.
[162] Da mesma forma, a duração do patamar à temperatura TF para os processos SIPC, AS3PC e S3PC é, de preferência, suficientemente elevada para permitir coletar uma massa de cristais de enantiômeros elevada, mas não muito elevada de modo a impedir que o contra-enantiômero cristalize ao mesmo tempo em que o enantiômero desejado, e obter assim uma pureza ótica elevada.
[163] De acordo com um modo preferencial, a duração do patamar de temperatura TF está compreendida entre 15 e 60 minutos, de preferência, igual a cerca de 60 minutos.
[164] O técnico no assunto poderá adaptar a velocidade de agitação ao tipo de reator utilizado nos processos SIPC, S3PC ou AS3PC. A título indicativo, para um reator de 2 ou 10 litros, a velocidade de agitação do meio pode ser mantida entre 150 e 250 rpm.
[165] De modo particularmente interessante, esses métodos de cristalização preferenciais permitem isolar os enantiômeros óticos de modafinil e, em particular, o enantiômero levógiro com rendimentos muito superiores aos obtidos por desdobramento com um agente quiral. Os rendimentos obtidos são, geralmente, da ordem de 90%, e mesmo superiores, em relação ao enantiômero ótico (+) ou (-), ou seja, da ordem de 45%, e mesmo mais, em relação à mistura racêmica.
MÉTODOS AS3PC, SIPC E S3PC
[166] São descritos a seguir os métodos AS3PC e SIPC citados acima.
EQUILÍBRIOS HETEROGÊNEOS TERNÁRIOS: ANTÍPODAS R E S E SOLVENTE A
[167] A obra de J. E. Ricci (Ed. Dover Publication Inc., Nova iorque, 1966, The Phase Rule and Heterogeneous Equilibrium), por exemplo, trata do caso geral dos equilíbrios heterogêneos nos sistemas ternários. A descrição a seguir se limitará aos aspectos particulares do sistema ternário: A (solvente aquiral), R e s (enantiômeros não racemizáveis no domínio de temperatura explorado), necessários à compreensão dos diferentes processos de cristalização preferencial.
[168] A fim de pôr em evidência o papel particular do solvente, dito sistema ternário será representado a partir de um prisma reto com seção triângulo-retângulo isósceles, no qual a temperatura é portada sobre um eixo perpendicular ao plano das concentrações.
[169] A identidade das variáveis termodinâmicas dos dois enantiômeros: Tf, Hf, solubilidade em um solvente aquiral, etc., faz com que a representação dos domínios seja simétrica em relação ao plano vertical A-TS-T, que reúne as misturas oticamente inativas da Figura 1. A fim de facilitar uma primeira descrição desse sistema, foram adotadas as seguintes simplificações: - as únicas fases que cristalizam são os constituintes puros em um dado arranjo (ausência de racemato, solvato e polimorfismo para os antípodas); - a miscibilidade entre os constituintes independentes é nula no estado sólido; - o solvente possui um ponto de fusão nitidamente inferior ao dos antípodas; - no domínio da temperatura explorada, a solubilidade de um antípoda não é influenciada pela presença do segundo na solução (lei de Meyerhoffer respeitada), o que se traduz por um valor da relação α = (2).
REPRESENTAÇÃO DOS EQUILÍBRIOS TERNÁRIOS EM FUNÇÃO DA TEMPERATURA
[170] A Figura 1 permite visualizar os seguintes domínios de fase: - o domínio monofásico da solução diluída (Φ = 1); - as três camadas de cristalização dos constituintes que delimitam os domínios bifásicos (Φ = 2).
[171] A superfície de depósito do solvente está confinada nas proximidades de A, pois o ponto de fusão desse constituinte é nitidamente mais baixo que o dos outros constituintes, de acordo com as condições mencionadas anteriormente. - as três curvas monovariantes (Φ = 3) ou vales eutéticos provenientes dos pontos eutéticos binários; - o invariante eutético binário a Tε (Φ = 4), abaixo do qual os três constituintes são cristalizados.
[172] A Figura 2 representa de maneira sobreposto dois cortes isotérmicos a TD e TF do ternário visualizado na Figura 1. Em cada temperatura, o corte é composto por quarto domínios conhecidos como está indicado na tabela a seguir.
Figure img0010
CORTE ISOPLETO RYT
[173] A Figura 3 representa o par isopleto R-Y-T que é fundamental para a compreensão da cristalização conduzida por resfriamento de soluções ternárias, em quase equilíbrio termodinâmico. Esse mesmo corte é também necessário para o acompanhamento dos processos fora de equilíbrio, SIPC, variante e AS3PC. Esse plano ocorre no local geométrico dos pontos que apresentam a relação: XA / XS = (1-Y) / Y = constante, sendo que XA e XS dão frações em massa de solvente e de antípodas S.
[174] Na Figura 3, distinguem-se: - o domínio monofásico da solução ternária, - o líquido do antípoda R, essa curva representa a intersecção do plano R-Y da Figura 2 com a camada de cristalização desse constituinte. Essa curva de equilíbrio estável surge na fusão do antípoda R (não representado) e está limitado em direção às temperaturas baixas pelo ponto L, que pertence ao vale eutético ternário das misturas. Essa última curva e o traço do conóide em (TL) delimitam o domínio bifásico: solução saturada mais cristais de R: se prolonga no domínio trifásico subjacente por uma curva de solubilidade de caráter metaestável do mesmo antípoda R (em traços descontínuos); - o domínio trifásico: cristais de T e de S, mais solução saturada. Esse domínio é limitado em cima pelo traço horizontal do conóide de R, embaixo pelo traço do plano invariante eutético ternário e à esquerda pelo traço Lm de um dos conóides relativos ao antípoda S. - O traço KL da camada de cristalização do antípoda S que limita na parte superior o domínio bifásico: solução saturada mais cristais de S. Esse domínio é limitado em sua parte inferior pelos traços dos dois conóides de S: gm e Lm. A localização desse segundo traço Lm do conóide de S em relação à curva de solubilidade metaestável de R prolongamento de EL será discutida mais adiante a respeito da posição relativa de F1 e F em função da relação das solubilidades α; - o invariante ternário na temperatura Tε abaixo do qual se encontram os três constituintes cristalizados A, R e S.
EVOLUÇÃO NO RESFRIAMENTO E NO QUASE-EQUILÍBRIO TERMODINÂMICO DE SOLUÇÕES TERNÁRIAS COM BAIXO EXCESSO ENANTIOMÉRICO
[175] Considera-se no texto a seguir que o ponto conjunto do sistema (i.e., o ponto representativo da composição global da mistura) situa-se sobre a linha vertical que passa pelo ponto E das Figuras 2 e 3, e sua posição precisa é determinada por sua temperatura (ou cota). Considera-se apenas o seguinte intervalo de temperatura: - TD = temperatura em que a mistura de partida é uma solução homogênea, e - TF = temperatura de fim de cristalização e filtração, situada no domínio trifásico.
[176] Essa composição global E corresponde a uma solução racêmica ligeiramente enriquecida por uma massa M de antípoda R e que realiza uma massa total Mt (o excesso enantiomérico R — S / R + S está geralmente compreendido entre 4% e 9%). As condições de equilíbrio são obtidas por resfriamento muito lento e por inoculação na(s) fase(s) sólida(s) a partir do momento em que o ponto conjunto E figurativo da mistura atinge um domínio em que essa(s) fase(s) está(estão) presente(s) em equilíbrio.
[177] Na temperatura de partida TD, a solução é homogênea. No resfriamento, observa-se sucessivamente: - a cristalização do antípoda R sozinho de THoMo a TL, simultaneamente o ponto de solução se desloca sobre a curva de solubilidade do antípoda R, ou seja, do ponto E na cota THOMO ao ponto L no interior do par isopleto R-Y. No ponto L, a massa M de cristais M em equilíbrio com a solução saturada é dada por Mt (XE -XL / 1 - XL) = M e corresponde ao excesso enantiomérico presente na solução inicial (Figura 3); as abscissas dos pontos L, E e R correspondem às composições, e 1 (Figura 3). - a partir de TL, o ponto solução evolui de L para IF na curva monovariante que contém as soluções de composição racêmica representada na Figura 2, saindo assim do corte isopleto R-Y da Figura 3; os cristais de R e de S depositam- se então simultaneamente e em igual quantidade.
[178] O desdobramento não pode ser realizado em condições de equilíbrio para temperaturas inferiores a TL.
EVOLUÇÃO DO PONTO SOLUÇÃO NO DESDOBRAMENTO POR ARRASTE TRADICIONAL, DE ACORDO COM O PROCESSO SIPC CRISTALIZAÇÃO DO PRIMEIRO ANTÍPODA EM EXCESSO
[179] A solução E anterior é homogeneizada à temperatura TD (Figuras 4 e 5). A fim de torná-la saturada, ela é resfriada rapidamente à temperatura TF sem que apareça qualquer cristalização. Essa solução, de não equilíbrio termodinâmica, é depois inoculada por pequenos cristais de antípoda R muito puros de mesma quiralidade que a do antípoda em excesso. A cristalização isotérmica do antípoda R se estabelece e o ponto representativo da solução evolui no interior do corte R-Y-T de E à cota TF com o qual ele é primeiramente confundido, até F em que se procede rapidamente a uma filtração. A massa de antípoda R recuperada é de 2M ou ainda igual a Mt (XE - XF / 1 - XF).
CRISTALIZAÇÃO DO SEGUNDO ANTÍPODA, CICLAGEM DAS OPERAÇÕES
[180] A operação fundamental anterior criou, portanto, uma solução F enriquecida de antípodas S. Adicionando-se uma massa à 2M de mistura racêmica (igual à do antípoda recuperado) e aquecendo-se essa mistura à temperatura TD, obtém-se uma solução homogênea E’ simétrica de E em relação ao plano vertical A-(RS)-T. O processo que permite obter uma massa à 2M de antípoda S será também representado por um prolongamento simétrico do anterior em relação a esse plano mediano. Procede-se, portanto, em sequência às seguintes operações: - a solução E’ homogênea à temperatura TD é primeiramente resfriada a TF, e - inoculada em pequenos cristais muito puros de antípoda S: o crescimento desse antípoda desloca o ponto representativo da solução sobre o segmento horizontal E’F’ (na cota TF); - quando o ponto solução é confundido com F’, a solução é filtrada e fornece uma massa à 2M de antípoda S; - após nova adição de uma massa à 2M de mistura racêmica e um aquecimento a TD, obtém-se novamente uma solução homogênea cujo ponto representativo é confundido com o ponto inicial E na cota TD; - a continuação do processo consiste simplesmente em reproduzir esse ciclo de operações.
VARIANTES DO PROCESSO SIPC
[181] A literatura (Amiard, G., 1956, Bull. Soc. Chim. Fr. 447; Collet, A., Brienne, M. J. Jacques., 1980, Chemicals reviews 80, 3, 215-30; Noguchi Institute, 1968, patente GB 1.197.809) repousa sobre o esquema geral anterior; as principais modificações surgidas na literatura estão classificadas da seguinte maneira: a) Nucleação primária espontânea do antípoda em excesso
[182] Durante o desdobramento da (±)-treonina (Amiard, G., 1956, Bull. Soc. Chim. Fr. 447), a nucleação primária do antípoda em excesso ocorre espontaneamente na solução homogênea saturada. Essa nucleação primária se produz enquanto o ponto E que representa a composição do conjunto está situado no domínio trifásico e a solução não é agitada (Collet, A., Brienne, M. J. Jacques., 1980, Chemicals reviews 80, 3, 215-30). b) Inoculação durante o resfriamento (S3PC)
[183] Este protocolo é o mais frequentemente encontrado na literatura (Noguchi Institute, 1968, patente GB 1.197.809) quando o processo difere de SIPC. Entre os procedimentos citados, existem diferenças: todavia, pode-se constatar as seguintes grandes linhas comuns: - resfriamento da solução homogênea de TD a uma temperatura inferior a TD a uma temperatura inferior a TL, mas superior a TF; - inoculação, por pequenos cristais de mesma quiralidade que a do antípoda em excesso, da solução homogênea supersaturada situada no domínio trifásico; - resfriamento até TF. Em certos casos, essa última etapa é controlada por uma programação precisa da temperatura (Noguchi Institute, 1968, patente GB 1.197.809).
[184] Esses protocolos serão agrupados sob o mesmo termo “S3PC” que significa “Seeded polythermic programmed preferentially crystallization”, embora a programação da temperatura seja inexistente ou limitada à segunda fase do resfriamento.
EVOLUÇÃO DO PONTO SOLUÇÃO DURANTE O DESDOBRAMENTO POR ARRASTE PROGRAMADO E AUTO-INOCULADO DE ACORDO COM O PROCESSO AS3PC DE ACORDO COM A PRESENTE INVENÇÃO
[185] A fim de comparar melhor os processos clássicos e o processo AS3PC, o ponto inicia l E é escolhido arbitrariamente nas Figuras 6 e 7, idêntico ao caso anterior; todavia, como mostram os exemplos que serão dados a seguir, o processo AS3PC permite tomar um ponto E mais afastado do plano A-(RS)-T e, portanto, com um excesso enantiomérico mais elevado e melhorar assim a coleta de cristais de cada operação.
CRISTALIZAÇÃO DO PRIMEIRO ANTÍPODA EM EXCESSO
[186] No início do processo, e ao contrário dos protocolos clássicos, o conjunto, cristais mais solução, não é homogeneizado, mas é levado à temperatura TB. A solução inicial está então em equilíbrio com os cristais de enantiômeros em excesso (por exemplo, R na Figura 7). os pontos figurativos da solução (sF) e o conjunto (E) não são, portanto, confundidos desde o início do processo. Essa mistura bifásica é submetida a uma lei programa de descida de temperatura sem adição de pequenos cristais. o ponto representativo da solução descreve uma curva sEF, contida no plano R-Y-T, dependente da cinética de resfriamento (Figura 7). Com uma cinética corretamente ajustada, obtém-se no início um crescimento dos cristais de enantiômero em excesso, e a cristalização então evolui para um regime simultâneo de crescimento mais nucleação secundária. Quanto ao ponto representativo da solução atingir o ponto F, procede-se à filtração para recuperar uma massa à 2M de cristais de antípoda R.
CRISTALIZAÇÃO DO SEGUNDO ANTÍPODA, CICLAGEM DAS OPERAÇÕES
[187] A partir do ponto F, que corresponde à solução-mãe precitada, passa-se ao ponto E’, simétrico de E em relação ao plano vertical A-(RS)-T, por adição de uma massa à 2M de mistura racêmica e aquecimento à temperatura TB. O excesso enantiomérico é utilizado para se colocar no domínio bifásico que contém a solução saturada e os cristais do antípoda em excesso. Previamente, a mistura racêmica adicionada na passagem de F a E’ (como de F’ a E) será triturada e tamisada a fim de acelerar a etapa de dissolução dos dois antípodas e, mais particularmente, do antípoda em falta, e permitir assim a formação de um número elevado de cristais do antípoda em excesso que desempenha o papel das sementes introduzidas em processos clássicos.
[188] A solução saturada S’E simétrica de SE, em relação ao plano A-(RS)-T é submetida à mesma lei de resfriamento. Os cristais presentes desde o início do resfriamento cruzam e participam a seguir de um duplo mecanismo de crescimento + nucleação secundária. Como no caso da primeira cristalização, nenhuma inoculação é, portanto, necessária.
[189] Durante esse tempo, o ponto representativo da solução se desloca sobre uma curva SE’F’ contida no plano do corte isopleto S-Y’-T simétrico em relação ao plano bissetor A-(RS)-T.
[190] No momento em que a solução adquire o ponto representativo situado em F’, procede-se à filtração para coletar uma massa à 2M de mistura racêmica triturada e tamisada seguida de uma elevação de temperatura a TB que dá novamente a mistura bifásica em equilíbrio de partida.
[191] A continuação do processo consiste então em repetir esse ciclo de operações que dão alternadamente os cristais de antípoda R e S. CONDIÇÕES NECESSÁRIAS PARA A REALIZAÇÃO DO PROCESSO AS3PC a) A mistura equimolar dos antípodas óticos realiza, no solvente utilizado e para o intervalo de temperatura TB - TF, um conglomerado (antípodas puros ou solvatos); todavia, a existência de um racemato metaestável não constitui um inconveniente. b) As moléculas que serão desdobradas são estáveis nesse solvente e na faixa de temperaturas utilizadas entre TB e TF. c) Uma determinação das temperaturas de equilíbrio ternário TL e THoMo é necessária. A temperatura TL é a temperatura de dissolução da mistura racêmica na ausência de qualquer excesso enantiomérico na solução. como TL é determinada, a temperatura THoMo corresponde à temperatura de homogeneização da solução. Ela depende do excesso enantiomérico de partida e da relação α das solubilidades da mistura racêmica e do antípoda a TL. o conhecimento das capacidades de supersaturação entre TL e TF também é necessário, segundo a cinética de resfriamento, o modo de agitação, a natureza do recipiente e a granulometria dos cristais do antípoda em excesso. Numa primeira abordagem, o tempo de aparecimentos dos cristais por nucleação primária na solução racêmica L homogênea, resfriada a partir de uma temperatura ligeiramente superior a TL com a mesma cinética, fornece uma indicação sobre a capacidade de supersaturação tolerada pelo conglomerado nessas condições experimentais. Esse modo de operar foi levado em conta nos exemplos. d) o conhecimento da cinética de dissolução de uma massa conhecida de mistura racêmica (de dada granulometria) dispersa na solução à temperatura TB. Alguns ensaios bastam para conhecer essa duração.
[192] No texto a seguir, os exemplos e as figuras são dados a título ilustrativo, mas não limitativos da presente invenção.
DESCRIÇÃO DAS FIGURAS
[193] A Figura 1 é uma representação em perspectiva do sistema ternário solvente A - antípoda R - antípoda S, em função da temperatura, bem como das camadas de cristalização de cada constituinte e das composições das soluções duplamente saturadas (curvas monovariantes); nessa figura estão também representados os isotermos às temperaturas TD e TF e o plano de eutética ternária à temperatura Tε e contém quatro fases.
[194] A Figura 2 é uma projeção, no plano das concentrações, dos equilíbrios a TD e TF, bem como uma representação do traço do corte isopleto RY, em que o ponto E representa a composição da mistura inicial ligeiramente enriquecida de antípoda R e que deve depositar esse mesmo antípoda.
[195] A Figura 3 é o corte vertical isopleto RY da Figura 2 que contém os pontos composição do antípoda em excesso e o da solução inicial E, em que está representado o prolongamento, ao equilíbrio e ao resfriamento, do ponto- solução para uma mistura de composição XE (em negrito). Para T < TL, o ponto-solução não pertence mais a esse corte.
[196] A Figura 4 é uma projeção no plano das concentrações do prolongamento do ponto-solução (em negrito) durante o desdobramento alternado por arrastamento isotérmico à temperatura TF e inoculado, de acordo com o método siPC.
[197] A Figura 5 é o corte vertical isopleto que contém a reta RY da Figura 4 e que ilustra o prolongamento do ponto- solução (em negrito) de E a F durante o arrastamento isotérmico (a TF) e inoculado, segundo o método SIPC.
[198] A Figura 6 é uma projeção no plano das concentrações do prolongamento do ponto-solução (em negrito) durante o desdobramento pelo processo politérmico programado e auto-inoculado (AS3PC).
[199] A Figura 7 é o corte vertical isopleto que contém a reta RY da Figura 6 e ilustra prolongamento do ponto-solução (em negrito) de SE a F durante o desdobramento pelo processo da presente invenção politérmico programado e auto-inoculado (AS3PC).
[200] A Figura 8 é uma projeção no plano das concentrações do prolongamento do ponto-solução (em negrito) durante o desdobramento pelo processo politérmico programado e auto-inoculado (AS3PC) e que verifica a relação S(±) < 2 - α.
[201] Todos os cortes isotérmicos e isopletos representados nessas figuras possuem variáveis composições expressas em frações em massa.
[202] A Figura 9 representa o espectro de difração por raios X realizado no pó que corresponde à Forma II do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Miniflex Rigaku (Elexience).
[203] A Figura 10 representa o espectro de difração por raios X realizado no pó que corresponde à Forma III do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Miniflex Rigaku (Elexience).
[204] A Figura 11 representa o espectro de difração por raios X realizado no pó que corresponde à Forma IV do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Siemens AG).
[205] A Figura 12 representa o espectro de difração por raios X realizado no pó que corresponde ao solvato de carbonato de dimetila do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Siemens AG).
[206] A Figura 13 representa o espectro de difração por raios X realizado no pó que corresponde ao solvato de acetonitrila do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Siemens AG).
[207] A Figura 14 representa o espectro de difração por raios X realizado no pó que corresponde à Forma V do enantiômero levógiro de modafinil (difratômetro: Brucker GADDS).
[208] A Figura 15 representa o espectro de difração por raios X realizado no pó que corresponde ao solvato de ácido acético do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Brucker GADDS).
[209] A Figura 16 representa o espectro de difração por raios X realizado no pó que corresponde à forma amorfa do enantiômero levógiro, dextrógiro de modafinil, respectivamente (difratômetro: Brucker GADDS).
EXEMPLOS PREPARAÇÃO DAS FORMAS CRISTALINAS DO ENANTIÔMERO (-)- MODAFINIL, (+)- MODAFINIL, RESPECTIVAMENTE GENERALIDADES
[210] As novas formas cristalinas dos enantiômeros de modafinil foram caracterizadas, respectivamente, por espectroscopia de difração por raios X no pó, que fornece uma impressão digital única, característica da forma cristalina estudada e permite diferenciá-la dos enantiômeros de modafinil amorfos e de qualquer outra forma cristalina dos enantiômeros de modafinil.
[211] Os dados de difração por raios X foram mensurados: - utilizando-se um sistema D5005 como difratômetro de pó por raios X (Siemens AG, Karisruhe, Alemanha, método de análise de dados Eva 5.0), com uma radiação de cobre filtrada ao níquel de À = 1,540 Â (com uma velocidade de acelerador de 40 KV), corrente de tubos de 40 mA) com uma rotação da amostra durante a medição (ângulo: 3 a 40° [2 teta]; a uma velocidade de 0,04° [2 teta].s-1; sendo que do passo é de 0,04°; preparação da amostra com uma orientação preferencial). - utilizando-se um sistema Miniflex Rigaku (Elexience) como difratômetro de pó por raios X, com uma radiação de cromo, uma velocidade de acelerador de 30 KV, uma corrente de tubos de 15 mA e com uma rotação da amostra durante a medição (ângulo: 3 a 80° [2 teta]; a uma velocidade de 0,05° [2 teta].s-1, sendo que o tamanho do passo é de 0.1°; preparação da amostra com uma orientação preferencial. - utilizando um sistema GADDS como difratômetro de pó por raios X (Brucker, Holanda), dotado de um detector “Hi-Star area” e equipado para a análise das placas de 96 poços. As análises são efetuadas à temperatura ambiente utilizando-se uma radiação de cobre CuKalfa na região dos ângulos 2 teta compreendido entre 3 e 42°. O espectro de difração para cada poço é coletado entre dois domínios de valor de ângulo 2 teta (3° < 2 Teta < 21° e 19° < 2 teta < 42°) com um tempo de exposição entre 50 e 250 segundos.
[212] Evidentemente, os valores de intensidade podem variar em função da preparação da amostra, da montagem e dos instrumentos de medição. A medição em 2 teta é também afetada pelas variações ligadas aos instrumentos de medição, de modo que os picos correspondentes podem variar de ± 0,04° a ± 0,2° dependendo da aparelhagem. Assim, o técnico no assunto gostará de poder dispor das distâncias reticulares que constituem dados essenciais dos espectros de difração. As distâncias reticulares são calculadas por meio da relação de Bragg [ (2d sen teta = nX, em que d = a distância reticular (A), X = o comprimento de onda da radiação de cobre, teta = o ângulo de rotação do cristal (em graus) quando essa relação é respeitada. EXEMPLOS 1 A 10 PREPARAÇÃO DA FORMA I DO (-)-MODAFINIL, DO ( + )-MODAFINIL, RESPECTIVAMENTE EXEMPLO 1 a) o enantiômero L de modafinil foi solubilizado sob refluxo em solventes polares: o metanol, o etanol absoluto, o etanol absoluto que contém 3% de água, o etanol desnaturado com tolueno (2,5%) e que contém 3% de água e a água, de acordo com as condições experimentais especificadas na Tabela 1. TABELA 1
Figure img0011
[213] Após resfriamento rápido por imersão em um banho de água e de gelo durante 30 minutos, o meio foi filtrado e seco em estufa a 35°C. o produto cristalizado foi identificado por seu espectro de difração de raios x de pó como sendo o polimorfo de forma I do L-enantiômero de modafinil. b) O enantiômero D de modafinil (555 g), tratado nas mesmas condições experimentais que o Exemplo 1a em uma mistura de etanol desnaturado com tolueno (2L) e de água (0,1 L) cristaliza-se na forma polimórfica L tal como identificada por seu espectro de difração de raios X de pó com um rendimento de 91%. EXEMPLO 2 RECRISTALIZAÇÃO NA ACETONA a) 2 g de (-) modafinil são suspensos em acetona (20 ml) em um balão de três bocas dotados de um refrigerante, de um termômetro e de um agitador. A mistura é aquecida sob refluxo. A mistura reacional é agitada durante 30 minutos a cerca de 56°c até a dissolução completa do (-)-modafinil. A solução é então resfriada lentamente com uma velocidade de - 0,5°c/mn até 10°c sob agitação. A mistura reacional é filtrada, e o sólido obtido é seco para conduzir à forma i do (-)-modafinil identificado por seu espectro de difração de raios X. Rendimento 62%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 3 RECRISTALIZAÇÃO NO METANOL a) 1 g de (-)-modafinil é adicionado a 7 ml de metanol aquecido sob refluxo até a dissolução completa. A mistura reacional é precipitada adicionando-se 6 ml de água a 1°c. A suspensão é mantida sob agitação durante 1 minuto e filtrada em seguida sobre um vidro sinterizado (N° 3). o sólido isolado é seco para conduzir à forma i do (-)-modafinil identificado por seu espectro de difração de raios X. Rendimento 55%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 4 RECRISTALIZAÇÃO NO METANOL (2° EXEMPLO) a) 2,5 g de (-)-modafinil são adicionados a 90 ml de metanol aquecido sob refluxo até a dissolução completa do (-)- modafinil. A solução límpida é adicionada a 200 ml de água a 1°C e deixada sem agitação durante 10 minutos. A mistura reacional é filtrada, e o sólido recuperado é seco para conduzir à forma i do (-)-modafinil identificado por seu espectro de difração de raios x. Rendimento 78%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios x idêntico. EXEMPLO 5 RECRISTALIZAÇÃO EM 1,4-DIOXANO a) Em um balão de 50 mL, são introduzidos 20 mL de 1,4- dioxano que são levados sob refluxo. Adicionam-se 2 g de (-)- modafinil a fim de se obter a saturação; a agitação é realizada por uma barra magnética (300 rpm). o conjunto é resfriado depois da solubilização total do (-)-modafinil com uma chapa de resfriamento de -0,5°c/min até 20°c. os cristais obtidos são filtrados sobre vidro sinterizado e identificados como sendo da forma i por seu espectro de difração de raios x. Rendimento 51%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 6 RECRISTALIZAÇÃO EM UMA MISTURA DE ORTO-, META- E PARA-XILENO a) Em um balão de 250 mL, 180 mL de uma mistura de orto-, meta- e para-xileno são introduzidos e levados sob refluxo. Adiciona-se 0,5 g de (-)-modafinil a fim de se obter a saturação; a agitação é realizada por uma barra magnética (300 rpm). o conjunto é resfriado depois da solubilização total do (-)-modafinil com uma chapa de resfriamento de - 0,5°C/min até 15°C. os cristais obtidos são filtrados sobre vidro sinterizado e identificados como sendo da forma i por seu espectro de difração de raios x. Rendimento 26%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios x idêntico. EXEMPLO 7 RECRISTALIZAÇÃO NO ACETATO DE ETILA a) Em um balão de 50 mL, são introduzidos 100 mL de acetato de etila que são levados sob refluxo. Adicionam-se 2 g de (- )-modafinil a fim de se obter a saturação; a agitação é realizada por uma barra magnética (300 rpm). o conjunto é resfriado depois da solubilização total do (-)-modafinil com uma chapa de resfriamento de -0,5°c/min até 20°c. os cristais obtidos são filtrados sobre vidro sinterizado e identificados como sendo da forma i por seu espectro de difração de raios x. Rendimento 66%. b) o (+)-modafinil foi solubilizado sob refluxo no acetato de etila (100 ml). Após resfriamento por imersão em um banho de água e de gelo durante 30 minutos, o meio foi filtrado e seco em estufa a 50°c e sob vácuo. o produto cristalizado foi identificado por seu espectro de difração de raios X de pó como sendo o polimorfo de forma I do (+)-modafinil. EXEMPLO 8 A PARTIR DE OUTRAS FORMAS POLIMÓRFICAS a) As CRL 40982 forma IV (0,5 g) e CRL 40982 forma II (0,5 g) dão origem a forma I por aquecimento a 100°C.
[214] Além disso, a forma I pura do (-)-modafinil pode ser preparada por reempastagem de uma mistura de (-)- modafinil forma I (0,5 g) e forma II (0,5 g) e forma III (0,5 g) em acetona (20 ml), durante um tempo suficiente para se obter uma transformação completa (3 dias).
[215] Nos dois procedimentos, a forma I foi identificada por seu espectro de difração de raios X obtido no pó. b) A utilização do (+)-modafinil (CRL 40983) nas mesmas condições leva aos mesmos resultados. EXEMPLO 9 A PARTIR DO SOLVATO DE ACETONITRILA a) 1 g de solvato de acetonitrila de (-)-modafinil aquecido a 100°C durante 8 horas se transforma em um sólido branco identificado como sendo (-)-modafinil forma I por seu espectro de difração de raios x obtido no pó. b) A realização do (+)-modafinil (CRL 40983) nas mesmas condições leva aos mesmos resultados. EXEMPLO 10 A PARTIR DO SOLVATO DE CARBONATO DE MONODIMETILA a) 1 g de solvato de carbonato de monodimetil de (-)- modafinil aquecido a 110°C durante 16 horas se transforma em um sólido branco identificado como sendo (-)-modafinil forma I por seu espectro de difração de raios x obtido no pó. b) A realização do (+)-modafinil (CRL 40983) nas mesmas condições leva aos mesmos resultados. EXEMPLOS 11 A 12 PREPARAÇÃO DA FORMA II (CRL 40982 FORMA II) DO (-)-MODAFINIL (CRL 40983 FORMA II) DO ( + )-MODAFINIL, RESPECTIVAMENTE c) EMPLO 11 POR RESFRIAMENTO RÁPIDO a) O enantiômero L de modafinil foi solubilizado sob refluxo em solventes: acetato de etila, isopropanol, n-propanol e etanol desnaturado com tolueno (2,5%) de acordo com as condições experimentais especificadas na Tabela 2. TABELA 2
Figure img0012
[216] Após resfriamento rápido por imersão em um banho de água e de gelo durante 30 minutos, o meio foi filtrado e seco em estufa a 35°C. Em cada procedimento experimental, o produto cristalizado foi identificado por seu espectro de difração de raios x no pó como sendo o polimorfo de Forma II (CRL 40982 forma II) do L-enantiômero de modafinil. b) o enantiômero D de modafinil (3,02 g), foi solubilizado em 100 ml de isopropanol sob refluxo e resfriado por imersão em um banho de água e de gelo durante 30 minutos, filtrado e seco sob vácuo em estufa a 50°C. Nessas condições experimentais, o (+)-modafinil cristalizou na Forma polimórfica II (CRL 40983 forma II) identificada por seu espectro de difração de raios x obtido no pó. EXEMPLO 12 POR RESFRIAMENTO NO ISOPROPANOL a) Em um balão de 250 mL, são introduzidos 100 mL de isopropanol que são levados sob refluxo, e 3 g de (-)- modafinil são adicionados a fim de obter a saturação; a mistura é agitada por uma barra magnética (300 rpm). Após solubilização total do (-)-modafinil, a solução é resfriada lentamente até 20°C com uma chapa de resfriamento de - 0,5°C/min. os cristais obtidos são filtrados sobre vidro sinterizado. o produto cristalizado foi identificado por seu espectro de difração de raios X de pó como sendo o polimorfo de forma (CRL 40982 Forma II). Rendimento 42%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 13 PREPARAÇÃO DA FORMA III (CRL 40982 FORMA III) DO (-)-MODAFINIL (CRL 40983 FORMA III) DO ( + )-MODAFINIL, RESPECTIVAMENTE EXEMPLO 13 POR RESFRIAMENTO LENTO EM ACETONA a) o enantiômero L de modafinil (5 g), foi solubilizado sob refluxo em 90 ml de acetona. Após resfriamento rápido por imersão em um banho de água e de gelo durante 30 minutos, o meio é filtrado e seco em estufa a 35°C. o produto cristalizado foi identificado por seu espectro de difração de raios x obtido de pó como sendo o polimorfo de forma III do L-enantiômero de modafinil. Rendimento 61%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios x idêntico. EXEMPLOS 14 A 16 PREPARAÇÃO DA FORMA IV (CRL 40982 FORMA IV) DO (-)-MODAFINIL (CRL 40983 FORMA III) DO ( + )-MODAFINIL, RESPECTIVAMENTE EXEMPLO 14 RECRISTALIZAÇÃO EM CLOROFÓRMIO a) Em um balão de 50 mL, são introduzidos 20 mL de clorofórmio que são levados sob refluxo. 1,5 g de (-)- modafinil é adicionado a fim de se obter a saturação; a agitação é realizada por uma barra magnética (300 rpm). o conjunto é resfriado depois da solubilização total do (-)- modafinil com uma chapa de resfriamento de -0,5°c/min até 20°c. os cristais obtidos são filtrados sobre vidro sinterizado e identificado como sendo (-)-modafinil forma IV por seu espectro de difração de raios x de pó. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios x idêntico. EXEMPLO 15 RECRISTALIZAÇÃO EM METILETILACETONA a) Em um balão de 250 mL, são introduzidos 100 mL de metiletilacetona que são levados sob refluxo. 2 g de (-)- modafinil são adicionados a fim de obter a saturação; a agitação é realizada por uma barra magnética (300 rpm). o conjunto é resfriado lentamente após solubilização total do (-)-modafinil com uma chapa de resfriamento de -0,5°c/min até 20°c. os cristais obtidos são filtrados sobre vidro sinterizado e identificado como sendo (-)-modafinil forma iV por seu espectro de difração de raios x de pó. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 16 RECRISTALIZAÇÃO EM TETRAHIDROFURANO a) Em um balão de 50 mL, são introduzidos 20 mL de tetrahidrofurano que são levados sob refluxo. 1 g de (-)- modafinil é adicionado a fim de obter a saturação; a agitação é realizada por uma barra magnética (300 rpm). o conjunto é resfriado lentamente após solubilização total do (-)- modafinil com uma chapa de resfriamento de -0,5°C/min até 20°C. os cristais obtidos são filtrados sobre vidro sinterizado e identificado como sendo (-)-modafinil forma iV por seu espectro de difração de raios X de pó.
EXEMPLOS 17 E 17 BIS PREPARAÇÃO DA FORMA V (CRL 40982 FORMA V) DO (-)-MODAFINIL (CRL 40983 FORMA V) DO ( + )-MODAFINIL, RESPECTIVAMENTE MODO OPERATÓRIO PARA OS EXEMPLOS 17 E 17 BIS
[217] Uma solução metanólica do enantiômero i de modafinil (150 mg/ml) é distribuída em uma placa de 96 poços, e a seguir o metanol é evaporado sob vácuo leve antes da adição de 25 μ L de solventes diversos (concentração = 3,75 mg/25 μ L de solvente) à temperatura ambiente. As placas de poços múltiplos são de aço inoxidável (316 L) e cada poço selado contém um volume total de 50 μ L. A placa é aquecida, até uma temperatura inicial de 60°C segundo um gradiente de temperatura de 4,8°C/mn. Após 30 minutos, a placa é resfriada lentamente (-0,6°C/mn) ou rapidamente (- 300°C/mn) até a obtenção de uma temperatura final de 3°C, e mantida nessa temperatura final durante um mínimo de 1 hora ou um máximo de 48 horas. o solvente é evaporado sob vácuo (atmosfera de nitrogênio) e o produto cristalizado é analisado.
EXEMPLO 17 RECRISTALIZAÇÃO EM 2-PROPANONA
[218] O D-modafinil foi cristalizado em 2-propanona segundo as condições operatórias acima, procedendo-se ao resfriamento lento (- 0,6°C/mn) e mantendo-se a temperatura de 3°C durante 1 hora. os cristais são identificados como sendo (+)-modafinil forma V (CRL 40983 forma V) por seu espectro de difração de raios X de pó.
EXEMPLO 17 BIS RECRISTALIZAÇÃO EM TETRAHIDROFURANO (THF)
[219] o D-modafinil foi cristalizado em THF segundo as condições operatórias acima, procedendo-se ao resfriamento rápido (- 300°c/mn) e mantendo-se a temperatura de 3°c durante 1 hora. os cristais são identificados como sendo (+)- modafinil forma V (cRL 40983 forma V) por seu espectro de difração de raios x de pó. EXEMPLOS 18 A 19 PREPARAÇÃO DOS SOLVATOS DO (-)-MODAFINIL E DO (+)—MODAFINIL EXEMPLO 18 PREPARAÇÃO DO SOLVATO DE CARBONATO DE DIMETILA DO (-)-MODAFINIL a) 2 g de (-)-modafinil são adicionados a 20 ml de dimetilcarbonato e aquecidos sob refluxo. A mistura reacional é agitada durante 10 minutos até a dissolução completa do (-)- modafinil. A solução é resfriada lentamente (-0,5°c/mn) até 10°c sob agitação. A mistura reacional é filtrada a seguir sobre um vidro sinterizado (N° 3). A análise do solvato de carbonato de dimetila de modafinil mostra uma massa de aproximadamente 24% partindo de aproximadamente 50°c até 110°c. A estequiometria do solvato de carbonato de dimetila é portanto 1-1. Trata-se, portanto, de um solvato verdadeiro, identificado como sendo o solvato de carbonato de dimetila do (-)-modafinil por seu espectro de difração de raios X de pó. Rendimento 88%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 19 PREPARAÇÃO DO SOLVATO DE ACETONITRILA DO (-) -MODAFINIL a) Cristais de (-)-modafinil de forma polimórfica I são suspensos em acetonitrila durante 3 dias a 20°C. o sólido amarelo recuperado é identificado como um solvato de acetonitrila por difração por raios X. o solvato corresponde a um solvato verdadeiro de estequiometria: 1-1, identificado como sendo o solvato de acetonitrila do (-)-modafinil por seu espectro de difração de raios X de pó. Rendimento 92%. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico. EXEMPLO 2 0 PREPARAÇÃO DO SOLVATO DE ÁCIDO ACÉTICO a) 75 mg de d ou de L-modafinil são colocados em suspensão no ácido acético em reatores Minimax para se obter uma concentração de 15% (peso/volume). o meio de cristalização, sob agitação constante, é levado a uma temperatura inicial de 60°C ou 80°C segundo um gradiente de temperatura de 3°C/min. Após 30 minutos, o meio reacional é resfriado lentamente (- 0,6°C/mn) ou rapidamente (- 300°C/mn) até a obtenção de uma temperatura final de 3°C, e essa temperatura final é mantida durante um mínimo de 1 hora ou um máximo de 48 horas. Nessas condições experimentais, o solvato de ácido acético foi obtido e identificado por seu espectro de difração de raios x de pó. b) As mesmas condições experimentais aplicadas ao (+)- modafinil levam à obtenção de um espectro de difração de raios X idêntico.
EXEMPLO 21 PREPARAÇÃO DA FORMA AMORFA DO (-)-MODAFINIL E DO ( + )-MODAFINIL
[220] O solvato de (-) ou de (+)-modafinil obtido no exemplo 20 foi transformado em forma amorfa por aquecimento a 120°C durante 3 horas. o espectro de difração de raios X de pó obtido está representado na Figura 16. EXEMPLOS 22 A 2 9 RESOLUÇÃO DO ÁCIDO (±) -MODAFÍNICO POR CRISTALIZAÇÃO PREFERENCIAL DE ACORDO COM O MÉTODO AS3PC EM ETANOL • Condições ligadas aos equilíbrios - solubilidade da mistura racêmica no etanol:
Figure img0013
- solubilidade do antípoda puro (+) = 1,99% a 20°C; relação α = 2,06 - Coordenadas do ponto L = Concentração: 5,96%; temperatura: 30°C • Evolução de THoMo com excesso enantiomérico = (mistura racêmica / (solvente + mistura racêmica) = 5,96% = constante).
Figure img0014
• Condições ligadas à cinética
[221] Ajustando-se TB mais próxima de TL, aproximadamente 40% da coleta final em forma de finos cristais pode ser assim obtida no início da experiência, só restam 60% da massa final esperada para ser produzida. Essa operação é fácil de se realizar quando a relação Z for suficientemente elevada (superior ou igual a 0,8 por porcentagem de excesso enantiomérico).
[222] No caso do ácido modafínico, a cristalização se faz corretamente.
Figure img0015
Temperatura TB1 = 33,5°C e TB2 = 31,5°C. Temperatura TF = 17°C. Lei de resfriamento = T = f(t)
Figure img0016
Lei de resfriamento de tipo I
Figure img0017
Lei de resfriamento de tipo II
[223] Nos dois casos, a partir de TB1 ou de TB2, a lei de resfriamento é um segmento linear: Ti = 33,5 - 0,275 t (Tipo I) T2 = 31,5 — 0,24167 t (Tipo 2) seguida de um platô a i7°C. EXEMPLO 22 RESOLUÇÃO DO ÁCIDO (±)-MODAFÍNICO PELO MÉTODO AS3PC NA ESCALA 35 CC EM ETANOL • Condições iniciais Excesso enantiomérico = 11%
Figure img0018
Duração do patamar a TB1 ou A TB2 = 30 minutos Velocidade de agitação = 200 rpm • Resultados
Figure img0019
- Massa média dos cristais de antípoda puro = 0,66 g - Pureza ótica média = 90,6% EXEMPLO 23 RESOLUÇÃO DO ÁCIDO (±)-MODAFÍNICO PELO MÉTODO AS3PC NA ESCALA DE 400 CC EM ETANOL - Condições iniciais Excesso enantiomérico = 11%
Figure img0020
Velocidade de agitação = 200 rpm • Resultados
Figure img0021
- Massa média dos cristais de antípoda puro = 8,55 g - pureza ótica média = 89,63% - XEMPLO 24 RESOLUÇÃO DO ÁCIDO (±) -MODAFÍNICO PELO MÉTODO AS3PC NA ESCALA DE 2 LITROS EM ETANOL • condições iniciais Excesso enantiomérico = 11,1%
Figure img0022
• Resultados
Figure img0023
- Massa média dos cristais de antípoda puro = 32,6 g - Pureza ótica média = 90,3% EXEMPLO 25 RESOLUÇÃO DO ÁCIDO (±)-MODAFÍNICO PELO MÉTODO AS3PC NA ESCALA DE 10 LITROS EM ETANOL • Condições iniciais Excesso enantiomérico = 11,7%
Figure img0024
[224] Velocidade de agitação = 200 rpm durante todo o processo com um dispositivo de agitação impeller® • Resultados
Figure img0025
- Massa média dos cristais de antípoda puro = 130,8 g - Pureza ótica média = 89,9% DE ACORDO COM O MÉTODO AS3PC NO 2-METÓXI-ETANOL - condições ligadas aos equilíbrios - Solubilidade da mistura racêmica no 2-metóxi-etanol:
Figure img0026
- Solubilidade do antípoda puro (+) = 4% a 20°C; relação α = 2,53 - Coordenadas do ponto L = Concentração: 16%; temperatura: 39,4°C • Evolução de THOMO com excesso enantiomérico = (mistura racêmica / (solvente + mistura racêmica) = 16% = constante).
Figure img0027
EXEMPLO 2 6 RESOLUÇÃO DO ÁCIDO (±) -MODAFÍNICO NO 2-METÓXI-ETANOL PELO MÉTODO AS3PC NA ESCALA DE 10 LITROS • Condições iniciais Excesso enantiomérico = 10% Temperatura inicial TB: 41°C Temperatura de filtração TF: 30°C Rampa de temperatura linear de 41°C a 30°C em 1 hora
Figure img0028
Velocidade de agitação = 200 rpm • Resultados
Figure img0029
Figure img0030
- Massa média dos cristais de antípoda puro = 422,4 g - Pureza ótica média = 98,2% DE ACORDO COM O MÉTODO AS3PC EM METANOL • Condições ligadas aos equilíbrios - Solubilidade da mistura racêmica no metanol:
Figure img0031
- Solubilidade do antípoda puro (+) = 4,9% a 20°c; relação α = 2,53 - coordenadas do ponto L = concentração: 25,6%; temperatura: 46,5°c • Evolução de THoMo com excesso enantiomérico = (mistura racêmica / (solvente + mistura racêmica) = 25,7% = constante).
Figure img0032
EXEMPLO 27 RESOLUÇÃO DO ÁCIDO (±) -MODAFÍNICO EM METANOL PELO MÉTODO AS3PC NA ESCALA DE 2 LITROS • Condições experimentais Excesso enantiomérico = 10% Temperatura inicial TB: 46,5°c Temperatura de filtração TF: 30°c Rampa de temperatura: linear de 39,4°c a 18°c durante 1 hora
Figure img0033
Velocidade de agitação = 230 rpm • Resultados
Figure img0034
- Massa média dos cristais de antípoda puro = 108 g - Pureza ótica média = 87,5%
DE ACORDO COM O MÉTODO SIPC EM ETANOL
[225] Condições ligadas aos equilíbrios (ver método AS3Pc) EXEMPLO 2 8 RESOLUÇÃO DO ÁCIDO (±) -MODAFÍNICO PELO MÉTODO SIPC NA ESCALA DE 2 LITROS COM INOCULAÇÃO NO FIM DO RESFRIAMENTO EM ETANOL • Condições iniciais Excesso enantiomérico = 11,8% Temperatura na qual a mistura de partida é uma solução homogênea TD = 40°C
Figure img0035
- Tempo (patamar) a TF antes da introdução dos pequenos cristais = 1 min - Massa dos pequenos cristais = 1% - Tempo de cristalização = resfriamento mais rápido possível por imersão - Velocidade de agitação = 200 rpm durante todo o processo com um dispositivo de agitação Impeller® • Resultados
Figure img0036
- Massa média dos cristais de antípoda puro = 31,28 g - Pureza ótica média = 91% EXEMPLO 2 9 RESOLUÇÃO DO ÁCIDO (±) -MODAFÍNICO PELO MÉTODO S3PC NA ESCALA DE 2 LITROS COM INOCULAÇÃO DURANTE O RESFRIAMENTO NO ETANOL - Excesso enantiomérico = 11,14%
Figure img0037
- Temperatura de inoculação = 29°C - Massa dos pequenos cristais = 1% - Tempo de cristalização = resfriamento mais rápido possível por imersão - Velocidade de agitação = 200 rpm durante todo o processo com um dispositivo de agitação Impeller® • Resultados
Figure img0038
- Massa média dos cristais de antípoda puro = 25,2 g - Pureza ótica média = 85,2%
EXEMPLOS 30 A 32 CONVERSÃO DOS ENANTIÔMEROS ÓTICOS DO ÁCIDO MODAFÍNICO EM ÉSTER DE ALQUILA
[226] Esta etapa é ilustrada pela utilização do ácido (- )-modafínico
EXEMPLOS 30 A 31 ESTERIFICAÇÃO DO ÁCIDO (-)-MODAFÍNICO EXEMPLO 30 NA PRESENÇA DE DIMETILSULFATO
[227] Em um balão de 10 litros, são carregados 3,3 litros de acetona, 0,6 litro de água, 349 g de Na2Co3 (3,29 mols), 451 g de ácido (-)-modafínico (1,64 mols). Aquece-se para atingir o refluxo. A seguir, 330 ml de dimetilsulfato (3,29 mols) são fundidos em meia-hora. prolonga-se o refluxo por uma hora e deixa-se depois voltar à temperatura ambiente em 20 horas.
[228] Verte-se então o meio sobre 6,6 kg de gelo. A cristalização é imediata e após 3 horas de agitação adicional uma filtração leva à obtenção de um precipitado branco que é lavado com 6 litros de água.
[229] Reempasta-se a seguir esse produto com 6 litros de água e filtra-se novamente. O precipitado é seco sob vácuo a 35°C e obtêm-se assim 436,3 g de éster metílico (Rendimento = 92,3%).
EXEMPLO 31 NA PRESENÇA DE CLOROFORMIATO DE METILA
[230] Em 450 ml de metanol, são introduzidos 100 g de ácido (-)-modafínico (0,36 mole) e 21,6 ml de trietilamina (0,36 mole). Sobre a solução obtida após dissolução do sal, são vertidos progressivamente 30 ml de cloroformiato de metila (0,36 mol).
[231] Essa transferência é feita em 15 minutos passando de 28°C a 35°C (liberação de Co2). Deixa-se agitar por 2 horas e joga-se sobre gelo picado + água (500 g / 500 ml).
[232] o éster cristaliza; após filtração e secagem, obtêm-se 94,5 g de éster. (Rendimento = 90,1%).
EXEMPLO 32 AMONÓLISE DO ÉSTER DE ALQUILA DO ÁCIDO MODAFÍNICO OTICAMENTE ATIVO
[233] Em um reator de invólucro duplo de 4 litros, carrega-se 1,63 litro de metanol desnaturado com tolueno, 0,1 litro de água e 425,1 g de éster metílico (1,474 mole).
[234] Leva-se a temperatura a 30°c e começa-se a fazer borbulhar o amoníaco regulando a essa temperatura. Essa operação dura 1 hora e 45 minutos e a massa de amoníaco introduzida é de 200 g. Mantém-se a agitação durante 21 horas e 30 minutos e então resfria-se colocando a referência em 0°c.
[235] o meio é então filtrado sobre vidro sinterizado N° 3 e obtêm-se 57,2 g de primeiro jato e um filtrado que é evaporado a seco. O resíduo é recuperado com 1,2 litro de etanol desnaturado com tolueno e depois de filtração obtém-se um segundo jato de 308,6 g.
Primeira cristalização:
[236] Os dois jatos são juntados e recristalizados em 1,83 litro de etanol desnaturado com tolueno. Uma filtração a quente conduz à obtenção de um filtrado que, por resfriamento, dá um produto que é filtrado e seco sob vácuo a 30°C. São obtidos 162,2 g de produto branco.
Segunda cristalização:
[237] Esses 162,2 g são misturados com 810 ml de etanol desnaturado com tolueno e aquecidos sob refluxo para se obter uma dissolução completa. A seguir, deixa-se cristalizar gelando e filtrando sobre um vidro sinterizado N° 4. A seguir, seca-se sob vácuo a 30°C. Obtêm-se 147,3 g de (-)- modafinil (CRL 40982). Rendimento = 36,6%. Características: Poder rotatório = - 18,6 (Solução a 4,9% no metanol) Ponto de fusão = 163°C.
EXEMPLOS 33 A 34 ESTRUTURAS CRISTALINAS EXEMPLO 33 ESTRUTURA DO ÁCIDO MODAFÍNICO
[238] São obtidos cristais de modafinil na acetona. Essa fase possui as seguintes características: - Hexagonal p31 ou p32 segundo o enantiômero, o modafinil é portanto um conglomerado; - a = 9,55, b = 9,55, c = 13,14 Â - α = 90.000, β = 90.000, Y = 120.000°
[239] As intensidades difratadas foram medidas com difratômetro automático SMART APEX (Brucker) a 20°C.
[240] A estrutura foi resolvida com a seqüência de programas Saintplus, Sadabs, Shelxs.
[241] Deve-se salientar o caráter pouco usual desse grupo de espaço para as moléculas quirais orgânicas.
[242] Na malha cristalina, o motivo é repetido três vezes, ou ainda Z = 1. Essas moléculas estão ligadas entre si por ligações hidrogênio, através das funções ácido e sulfóxido. Deve-se notar que as interações mais fortes (as ligações hidrogênio) se enrolam em torno do eixo helicoidal ternário de acordo com a direção cristalográfica z.
EXEMPLO 34 ESTRUTURA DO (-) E DO ( + )-MODAFINIL FORMA I
[243] Determinou-se a estrutura cristalina do (+)- modafinil de Forma I, identificada como idêntica à do (-)- modafinil Forma I. Dita estrutura possui as seguintes características: - Sistema cristalino = monocíclico; - Grupo de espaço = P21 - a = 5.6938, b = 26.5024, c = 9.3346 Â - β = 105.970
[244] As intensidades difratadas foram medidas com um difratômetro automático SMART APEX (Brucker) a 20°C.

Claims (1)

1. Processo para a preparação de formas cristalinas polimórficas de enantiômeros óticos levógiro de modafinila, caracterizado pelo fato de compreender as seguintes etapas: (i) dissolver o enantiômero levógiro de modafinil em água para formar uma solução, seguido por uma etapa de cristalização por resfriamento rápido através (a) da imersão da solução em um banho de água gelada com uma temperatura inferior ou igual a 0°C, durante um tempo suficiente para permitir uma cristalização completa da solução, ou (b) usando um chapa de resfriamento compreendendo uma taxa de resfriamento entre -1°C/min e -5°C/ min; ou (ii) dissolver o enantiômero levógiro de modafinil em acetona, 1,4-dioxano, orto-, meta- ou para-xileno, ou uma mistura de orto-, meta- e/ou para-xileno para formar uma solução, seguido por uma etapa de cristalização por resfriamento lento através (a) do resfriamento da solução a partir da temperatura de refluxo do solvente em temperatura ambiente, ou (b) do resfriamento lento da solução com uma chapa de resfriamento em uma taxa de resfriamento entre - 0,1°C/min e -0,8°C/min até uma temperatura de 15°C a 20°C; e (iii) recuperar a forma cristalina polimórfica do enantiômero de modafinila assim obtida sendo designada Forma I.
BRPI0316916-2A 2002-12-20 2003-12-18 Processo para a preparação de formas cristalinas polimórficas de enantiômeros óticos levógiro de modafinila BRPI0316916B1 (pt)

Applications Claiming Priority (3)

Application Number Priority Date Filing Date Title
FR0216412 2002-12-20
FR0216412A FR2849029B1 (fr) 2002-12-20 2002-12-20 Procede de preparation et formes cristallines des enantiomeres optiques du modafinil.
PCT/FR2003/003799 WO2004060858A1 (fr) 2002-12-20 2003-12-18 Procede de preparation et formes cristallines des enantiomeres optiques du modafinil

Publications (3)

Publication Number Publication Date
BR0316916A BR0316916A (pt) 2005-10-18
BRPI0316916A8 BRPI0316916A8 (pt) 2015-09-22
BRPI0316916B1 true BRPI0316916B1 (pt) 2021-11-30

Family

ID=32406320

Family Applications (1)

Application Number Title Priority Date Filing Date
BRPI0316916-2A BRPI0316916B1 (pt) 2002-12-20 2003-12-18 Processo para a preparação de formas cristalinas polimórficas de enantiômeros óticos levógiro de modafinila

Country Status (30)

Country Link
US (10) US7132570B2 (pt)
EP (6) EP2676952A3 (pt)
JP (2) JP4719471B2 (pt)
KR (1) KR101050565B1 (pt)
CN (5) CN100540533C (pt)
AR (1) AR042546A1 (pt)
AU (2) AU2003299349C1 (pt)
BR (1) BRPI0316916B1 (pt)
CA (2) CA2510096C (pt)
CL (2) CL2007002450A1 (pt)
CY (1) CY1114291T1 (pt)
DK (1) DK2343275T3 (pt)
EA (1) EA009592B1 (pt)
EG (1) EG24849A (pt)
ES (3) ES2575018T3 (pt)
FR (1) FR2849029B1 (pt)
HK (1) HK1225371A1 (pt)
IL (1) IL169205A (pt)
IS (1) IS7947A (pt)
MX (1) MXPA05006525A (pt)
MY (1) MY142926A (pt)
NO (1) NO335724B1 (pt)
NZ (2) NZ540733A (pt)
PL (1) PL377196A1 (pt)
PT (1) PT2343275E (pt)
SI (1) SI2343275T1 (pt)
TW (1) TWI344952B (pt)
UA (1) UA100964C2 (pt)
WO (1) WO2004060858A1 (pt)
ZA (1) ZA200504805B (pt)

Families Citing this family (41)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2005077894A1 (en) * 2004-02-06 2005-08-25 Cephalon, Inc. Modafinil compositions
US7927613B2 (en) 2002-02-15 2011-04-19 University Of South Florida Pharmaceutical co-crystal compositions
US7790905B2 (en) 2002-02-15 2010-09-07 Mcneil-Ppc, Inc. Pharmaceutical propylene glycol solvate compositions
IL163846A0 (en) 2002-03-01 2005-12-18 Univ South Florida Multiple-component solid phases containing at least one active pharmaceutical ingredient
IL165383A0 (en) 2002-06-21 2006-01-15 Transform Pharmaceuticals Inc Pharmaceutical compositions with improved dissolution
FR2849029B1 (fr) 2002-12-20 2005-03-18 Lafon Labor Procede de preparation et formes cristallines des enantiomeres optiques du modafinil.
US8183290B2 (en) 2002-12-30 2012-05-22 Mcneil-Ppc, Inc. Pharmaceutically acceptable propylene glycol solvate of naproxen
US7521553B2 (en) * 2003-03-17 2009-04-21 Hetero Drugs Limited Crystalline forms of lamotrigine
WO2004082624A2 (en) * 2003-03-17 2004-09-30 Neurohealing Pharmaceuticals, Inc. Modafinil-based neurorehabilitation of impaired neurological function associated with injury
JP4842819B2 (ja) * 2003-09-04 2011-12-21 セフアロン・インコーポレーテツド モダフィニル組成物
US7368591B2 (en) 2003-09-19 2008-05-06 Cephalon France Process for enantioselective synthesis of single enantiomers of modafinil by asymmetric oxidation
EP1516869A1 (en) 2003-09-19 2005-03-23 Cephalon France Process for enantioselective synthesis of single enantiomers of modafinil by asymmetric oxidation
EP2292213A1 (en) * 2004-02-06 2011-03-09 Cephalon, Inc. Compositions comprising a polymorphic form of armodafinil
US20090018202A1 (en) 2004-02-06 2009-01-15 Cephalon, Inc. Modafinil compositions
CA2754932C (en) 2004-07-20 2014-04-01 Warner-Lambert Company Llc Novel forms of [r-(r*,r*)]-2-(4-fluorophenyl)-.beta.,.delta.-dihydroxy-5-(1-methylethyl)-3-phenyl-4-[(phenylamino)carbonyl]-1h-pyrrole-1-heptanoic acid calcium salt (2:1)
US20060086667A1 (en) * 2004-09-13 2006-04-27 Cephalon, Inc., U.S. Corporation Methods for the separation of enantiomeric sulfinylacetamides
EP1702915A1 (en) 2005-03-14 2006-09-20 Cephalon France Process for enantioselective synthesis of single enantiomers of thio-substituted arylmethanesulfinyl derivatives by asymmetric oxidation
EP1909573A4 (en) * 2005-07-21 2010-09-22 Neurohealing Pharmaceuticals I SHORT-TERM EFFECTIVE MODAFINIL COMPOSITIONS WITH A RAPID INITIAL EFFECT, AND METHOD FOR THEIR USE
EP1986994A2 (en) * 2006-02-21 2008-11-05 Teva Pharmaceutical Industries Ltd Novel crystalline forms of armodafinil and preparation thereof
EP1954652A2 (en) 2006-03-01 2008-08-13 Teva Pharmaceutical Industries Ltd An improved process for the preparation of armodafinil
JP2009543803A (ja) * 2006-07-12 2009-12-10 エラン・ファルマ・インターナショナル・リミテッド モダフィニルのナノ粒子製剤
DK2056811T3 (en) * 2006-08-14 2018-05-22 Neurohealing Pharmaceuticals Inc Modafinil-based treatment for premature ejaculation
US20080214862A1 (en) * 2006-12-06 2008-09-04 Ben-Zion Dolitzky Processes for preparing armodafinil intermediate
CN101641090B (zh) * 2006-12-19 2012-12-05 亚勒斯有限公司 莫达非尼在制备治疗多动腿综合征的药物中的应用
CA2688430A1 (en) * 2007-06-04 2008-12-11 Generics [Uk] Limited Novel process
WO2009024863A2 (en) * 2007-06-26 2009-02-26 Actavis Group Ptc Ehf Process for the preparation of modafinil enantiomers
US7960586B2 (en) 2007-08-16 2011-06-14 Teva Pharmaceutical Industries Ltd. Purification of armodafinil
US20090082462A1 (en) * 2007-09-25 2009-03-26 Protia, Llc Deuterium-enriched armodafinil
US20090105346A1 (en) * 2007-10-02 2009-04-23 Alexandr Jegorov Novel crystalline forms of armodafinil and preparation thereof
WO2009090663A1 (en) * 2008-01-15 2009-07-23 Lupin Limited Novel crystalline polymorph of armodafinil and an improved process for preparation thereof
US20090325999A1 (en) * 2008-06-27 2009-12-31 Jie Du Personalized pharmaceutical kits, packaging and compositions for the treatment of allergic conditions
US20100036164A1 (en) * 2008-08-06 2010-02-11 Srinivas Areveli Preparation of armodafinil form i
EP2292306B1 (en) 2009-09-02 2013-05-01 Max-Planck-Gesellschaft zur Förderung der Wissenschaften e.V. Method for separation of racemic compound-forming chiral substances by a cyclic crystallization process and a crystallization device
EP2501674A2 (en) * 2009-11-19 2012-09-26 Ranbaxy Laboratories Limited Processes for preparation of polymorphic forms of lacosamide
EP2521546A4 (en) * 2010-01-07 2013-06-26 Vivus Inc TREATMENT OF THE OBSTRUCTIVE SLEEP APNEO SYNDROME COMBINED WITH ANTIBODY ANTIBODY AND AN ADDITIONAL ACTIVE SUBSTANCE
DK2649187T3 (da) 2010-12-08 2018-01-29 Codexis Inc Biokatalysatorer og fremgangsmåder til syntesen af armodafinil
JP6116847B2 (ja) * 2012-10-01 2017-04-19 アムビト バイオサイエンシス コーポレーションAmbit Biosciences Corporation シクロデキストリンとの混合体を含有する錠剤
US10466776B2 (en) * 2014-06-24 2019-11-05 Paypal, Inc. Surfacing related content based on user interaction with currently presented content
US10367985B2 (en) * 2014-07-23 2019-07-30 Orcam Technologies Ltd. Wearable apparatus and method for processing images including product descriptors
RU2674363C1 (ru) * 2014-11-27 2018-12-07 ДжиСи КОРПОРЕЙШН Средство для обработки поверхности восковой модели и способ изготовления зубного протеза
WO2017064723A1 (en) * 2015-10-12 2017-04-20 Natco Pharma Ltd An improved process for the preparation of armodafinil

Family Cites Families (45)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US1905990A (en) 1931-01-02 1933-04-25 Hoffmann La Roche Disubstituted carbamic acid esters of phenols containing a basic constituent
GB1197809A (en) 1968-02-13 1970-07-08 Inst Noguchi Method for Continuous Optical Resolution of Organic Racemates.
GB1584462A (en) 1977-03-31 1981-02-11 Lafon Labor N-diaryl-malonamide and diarylmethyl-sulphinyl-acetamide derivatives and pharmaceutical compositions containing them
FR2593809B1 (fr) * 1986-01-31 1988-07-22 Lafon Labor Benzhydrylsulfinylacetamide, procede de preparation et utilisation en therapeutique
FR2597864B1 (fr) 1986-04-28 1990-11-16 Lafon Labor Nouveaux derives de la n-((trimethoxy-2,4,6-benzoyl)-3 propyl) piperidine, leurs procedes de preparation et leur application en therapeutique
FR2626881B1 (fr) 1988-02-10 1990-07-27 Lafon Labor 1-(4-aminophenyl)-2-hexamethyleneiminopropanone, procede de preparation et utilisation en therapeutique
FR2663225B1 (fr) * 1990-06-14 1994-11-04 Lafon Labor Nouvelle utilisation du modafinil.
FR2671349B1 (fr) 1991-01-09 1993-04-23 Lafon Labor Nouveaux derives de 1,4-dihydropyridine, leur procede de preparation et composition therapeutique les contenant.
FR2710337B1 (fr) * 1993-09-23 1995-12-08 Gerard Coquerel Procédé de dédoublement de deux antipodes optiques par entraînement polythermique programmé et autoensemencé.
US6894171B1 (en) 1998-07-20 2005-05-17 Abbott Laboratories Polymorph of a pharmaceutical
CN1249932A (zh) 1999-09-29 2000-04-12 付俊昌 一种莫达芬尼及其光学对映体l及d异构体的新用途
IL150524A0 (en) 2000-01-07 2003-02-12 Transform Pharmaceuticals Inc High-throughput formation, identification, and analysis of diverse solid-forms
US20010036640A1 (en) 2000-04-25 2001-11-01 D'amico Kevin L. System and methods for the high throughput screening of polymorphs
US6670358B2 (en) 2000-05-16 2003-12-30 Cephalon, Inc. Substituted thioacetamides
US6492396B2 (en) * 2000-05-16 2002-12-10 Cephalon, Inc. Substituted thioacetamides
DE10025756C2 (de) * 2000-05-25 2003-02-20 Cognis Deutschland Gmbh Lösungsvermittler
WO2005077894A1 (en) 2004-02-06 2005-08-25 Cephalon, Inc. Modafinil compositions
MXPA03000747A (es) * 2000-07-27 2003-06-04 Teva Pharma Modafinilo cristalino y puro y proceso para prepararlo.
US6835307B2 (en) * 2000-08-04 2004-12-28 Battelle Memorial Institute Thermal water treatment
US6919378B2 (en) 2000-10-11 2005-07-19 Cephalon, Inc. Pharmaceutical solutions of modafinil compounds
US6489363B2 (en) 2000-10-11 2002-12-03 Cephalon, Inc. Pharmaceutical solutions of modafinil compounds
CN1535139A (zh) 2000-11-03 2004-10-06 ������ҩ��ҵ���޹�˾ 阿伐他丁半钙形式ⅶ
US7297346B2 (en) 2001-05-25 2007-11-20 Cephalon Inc. Pharmaceutical formulations of modafinil
WO2003014732A1 (en) 2001-08-10 2003-02-20 Symyx Technologies, Inc. Apparatuses and methods for creating and testing pre-formulations and systems for same
EP1466166B2 (en) 2002-01-15 2013-05-01 Avantium International B.V. Method for performing powder diffraction analysis
US6875893B2 (en) * 2002-05-23 2005-04-05 Cephalon, Inc. Preparations of a sulfinyl acetamide
US7229644B2 (en) 2002-05-23 2007-06-12 Cephalon, Inc. Pharmaceutical formulations of modafinil
US20040048931A1 (en) 2002-07-12 2004-03-11 Craig Heacock Modafinil pharmaceutical compositions
CA2491908C (en) 2002-08-02 2011-09-13 Avantium International B.V. An assembly and method for performing parallel chemical experiments, in particular crystallisation experiments
US6992219B2 (en) 2002-08-09 2006-01-31 Cephalon France Modafinil polymorphic forms
CA2508165C (en) 2002-12-06 2014-05-06 Purdue Research Foundation Pyridines for treating injured mammalian nerve tissue
FR2849029B1 (fr) 2002-12-20 2005-03-18 Lafon Labor Procede de preparation et formes cristallines des enantiomeres optiques du modafinil.
US7566805B2 (en) * 2003-09-04 2009-07-28 Cephalon, Inc. Modafinil compositions
KR101184797B1 (ko) 2003-09-04 2012-09-20 세파론, 인코포레이티드 모다피닐 조성물
US20090018202A1 (en) * 2004-02-06 2009-01-15 Cephalon, Inc. Modafinil compositions
BRPI0516001A (pt) 2004-10-13 2008-08-19 Pharmacia & Upjohn Co Llc formas cristalinas de 3-[5-cloro-4-[(2, 4-difluorobenzil) óxi]-6-oxopirimidin-1(6h)-il]-n-(2-hidroxietil)-4-metilben zamida
EP1909573A4 (en) * 2005-07-21 2010-09-22 Neurohealing Pharmaceuticals I SHORT-TERM EFFECTIVE MODAFINIL COMPOSITIONS WITH A RAPID INITIAL EFFECT, AND METHOD FOR THEIR USE
EP1986994A2 (en) * 2006-02-21 2008-11-05 Teva Pharmaceutical Industries Ltd Novel crystalline forms of armodafinil and preparation thereof
EP1954652A2 (en) 2006-03-01 2008-08-13 Teva Pharmaceutical Industries Ltd An improved process for the preparation of armodafinil
CA2688430A1 (en) 2007-06-04 2008-12-11 Generics [Uk] Limited Novel process
WO2009024863A2 (en) 2007-06-26 2009-02-26 Actavis Group Ptc Ehf Process for the preparation of modafinil enantiomers
US7960586B2 (en) 2007-08-16 2011-06-14 Teva Pharmaceutical Industries Ltd. Purification of armodafinil
US20090105346A1 (en) * 2007-10-02 2009-04-23 Alexandr Jegorov Novel crystalline forms of armodafinil and preparation thereof
EP1911739A3 (en) * 2007-11-05 2008-09-17 Dipharma Francis S.r.l. Crystalline form of (S)-2-phenylethylammonium (R)-diphenyl-methanesulphinyl-acetate
WO2009090663A1 (en) 2008-01-15 2009-07-23 Lupin Limited Novel crystalline polymorph of armodafinil and an improved process for preparation thereof

Also Published As

Publication number Publication date
CN101012189A (zh) 2007-08-08
US20130274521A1 (en) 2013-10-17
US20090281192A1 (en) 2009-11-12
IS7947A (is) 2005-07-19
EA200501016A1 (ru) 2005-12-29
FR2849029A1 (fr) 2004-06-25
KR20050085847A (ko) 2005-08-29
CA2724305A1 (fr) 2004-07-22
EG24849A (en) 2010-10-27
CY1114291T1 (el) 2016-08-31
EP2679577A2 (fr) 2014-01-01
PT2343275E (pt) 2013-07-30
FR2849029B1 (fr) 2005-03-18
JP4719471B2 (ja) 2011-07-06
UA100964C2 (ru) 2013-02-25
PL377196A1 (pl) 2006-01-23
CA2510096A1 (fr) 2004-07-22
CN100540533C (zh) 2009-09-16
US20090281193A1 (en) 2009-11-12
CN106065007A (zh) 2016-11-02
DK2343275T3 (da) 2013-07-01
AR042546A1 (es) 2005-06-22
AU2003299349C1 (en) 2011-01-20
ES2627808T3 (es) 2017-07-31
EP2676952A2 (fr) 2013-12-25
TWI344952B (en) 2011-07-11
CN101914044A (zh) 2010-12-15
ZA200504805B (en) 2006-07-26
EP2679577A3 (fr) 2014-02-12
NO20052912D0 (no) 2005-06-15
EP2679576A2 (fr) 2014-01-01
BRPI0316916A8 (pt) 2015-09-22
NZ540733A (en) 2008-10-31
SI2343275T1 (sl) 2013-10-30
EP2679578B1 (fr) 2016-03-09
JP2006511588A (ja) 2006-04-06
ES2575018T3 (es) 2016-06-23
BR0316916A (pt) 2005-10-18
AU2010212462A1 (en) 2010-09-16
CA2510096C (fr) 2011-02-22
TW200419175A (en) 2004-10-01
HK1192222A1 (zh) 2014-08-15
JP5497680B2 (ja) 2014-05-21
EP1572635B1 (fr) 2017-04-12
US20060135621A1 (en) 2006-06-22
US9382200B2 (en) 2016-07-05
EA009592B1 (ru) 2008-02-28
NZ571235A (en) 2010-01-29
EP1572635A1 (fr) 2005-09-14
CN101012189B (zh) 2013-03-13
US20100048719A1 (en) 2010-02-25
ES2425023T3 (es) 2013-10-10
US7132570B2 (en) 2006-11-07
AU2003299349B2 (en) 2010-06-03
NO335724B1 (no) 2015-02-02
CN101654423A (zh) 2010-02-24
US20140031589A1 (en) 2014-01-30
WO2004060858A1 (fr) 2004-07-22
HK1225371A1 (zh) 2017-09-08
MXPA05006525A (es) 2005-12-05
US20100048718A1 (en) 2010-02-25
CL2016002640A1 (es) 2017-03-24
US20100048720A1 (en) 2010-02-25
US20100022653A1 (en) 2010-01-28
US20060241320A1 (en) 2006-10-26
EP2679578A2 (fr) 2014-01-01
JP2011102330A (ja) 2011-05-26
IL169205A (en) 2013-11-28
EP2343275B1 (fr) 2013-04-24
MY142926A (en) 2011-01-31
KR101050565B1 (ko) 2011-07-19
AU2003299349A8 (en) 2004-07-29
NO20052912L (no) 2005-07-19
AU2003299349A1 (en) 2004-07-29
US8975442B2 (en) 2015-03-10
CL2007002450A1 (es) 2009-01-16
EP2679576A3 (fr) 2014-02-12
EP2343275A3 (fr) 2011-08-17
EP2343275A2 (fr) 2011-07-13
US8729305B2 (en) 2014-05-20
EP2676952A3 (fr) 2014-02-12
EP2679578A3 (fr) 2014-03-19
CN1751021A (zh) 2006-03-22

Similar Documents

Publication Publication Date Title
US8729305B2 (en) Process for the preparation of and crystalline forms of optical enantiomers of modafinil
HK1078309B (en) Method for the production of crystalline forms and crystalline forms of optical enantiomers of modafinil
HK1078309A (en) Method for the production of crystalline forms and crystalline forms of optical enantiomers of modafinil
HK1192220A (en) Preparation methods of forms of optical enantiomers of modafinil and pharmaceutical composition thereof
HK1192222B (en) Preparation method and crystalline form of optical enantiomers of modafinil
HK1192218A (en) Preparation method and crystalline form iv of optical enantiomers of modafinil
HK1192221A (en) Preparation methods of crystalline forms of optical enantiomers of modafinil and pharmaceutical composition thereof

Legal Events

Date Code Title Description
B25A Requested transfer of rights approved

Owner name: CEPHALON FRANCE (FR)

Free format text: TRANSFERIDO POR FUSAO DE: ORGANISATION DE SYNTHESE MONDIALE ORSYMONDE

B06F Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette]
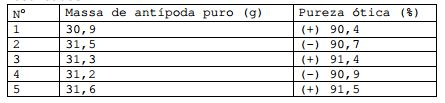
B07D Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette]
B25A Requested transfer of rights approved

Owner name: CEPHALON EUROPE (FR)

B25A Requested transfer of rights approved

Owner name: TEVA SANTE (FR)

Free format text: TRANSFERIDO DE: CEPHALON EUROPE

B07E Notification of approval relating to section 229 industrial property law [chapter 7.5 patent gazette]

Free format text: NOTIFICACAO DE ANUENCIA RELACIONADA COM O ART 229 DA LPI

B07A Application suspended after technical examination (opinion) [chapter 7.1 patent gazette]
B09B Patent application refused [chapter 9.2 patent gazette]
B12B Appeal against refusal [chapter 12.2 patent gazette]
B16A Patent or certificate of addition of invention granted [chapter 16.1 patent gazette]

Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 18/12/2003, OBSERVADAS AS CONDICOES LEGAIS. PATENTE CONCEDIDA CONFORME ADI 5.529/DF, QUE DETERMINA A ALTERACAO DO PRAZO DE CONCESSAO.

B21F Lapse acc. art. 78, item iv - on non-payment of the annual fees in time

Free format text: REFERENTE A 21A ANUIDADE.

B24J Lapse because of non-payment of annual fees (definitively: art 78 iv lpi, resolution 113/2013 art. 12)

Free format text: EM VIRTUDE DA EXTINCAO PUBLICADA NA RPI 2806 DE 15-10-2024 E CONSIDERANDO AUSENCIA DE MANIFESTACAO DENTRO DOS PRAZOS LEGAIS, INFORMO QUE CABE SER MANTIDA A EXTINCAO DA PATENTE E SEUS CERTIFICADOS, CONFORME O DISPOSTO NO ARTIGO 12, DA RESOLUCAO 113/2013.