CAMPO DA INVENÇÃO
[00001] A presente invenção refere-se a um processo para síntese enantiosseletiva dos enantiômeros únicos ou uma forma enantiomericamente enriquecida do modafinil e outros compostos estruturalmente relacionados.
FUNDAMENTOS DA INVENÇÃO
[00002] o modafinil (C15H15No2S) de fórmula (A), também conhecido como 2- (benzidrilsulfinil)-acetamida ou 2-[(difenilmetil)-sulfinil]-acetamida, é um derivado sintético da acetamida que possui propriedades estimulantes, cuja estrutura e síntese foram descritas na patente US 4.177.290.
[00003] o modafinil possui um centro estereogênico no átomo de enxofre e existe, assim, na forma de dois isômeros óticos, isto é, enantiômeros.
[00004] o modafinil em sua forma racêmica foi aprovado pela United States Food and Drug Administration para uso no tratamento da sonolência diurna excessiva associada a narcolepsia.
[00005] A patente US 4.927.855 refere-se aos enantiômeros do modafinil e, particularmente, ao isômero levógiro e ao seu uso no tratamento da depressão e dos distúrbios presentes nos pacientes que sofrem do mal de Alzheimer.
[00006] De acordo com esse documento, esses enantiômeros do modafinil são obtidos por um processo que envolve um método de resolução quiral, que implica na formação de sal do racemato do ácido modafínico, também chamado ácido benzidrilsulfinil acético, com (-)-α-metilbenzilamina, uma amina quiral oticamente pura. os diastereoisômeros obtidos são então separados e finalmente um dos diastereoisômeros separados é convertido no ácido modafínico oticamente puro em uma clivagem hidrolítica ou de ligação. o isômero levógiro do ácido modafínico é assim obtido com rendimentos muito baixos de cerca de 21% a partir do ácido modafínico racêmico.
[00007] Em seguida, o enantiômero isolado do ácido modafínico precisa ser ainda mais processado por etapas de esterificação e amidificação, antes que o enantiômero único do modafinil possa ser obtido.
[00008] Assim, o enantiômero modafínico é obtido com um rendimento de cerca de 6% a partir do ácido racêmico modafínico, calculado com base no rendimento de cada etapa.
[00009] Considerando modos alternativos de obtenção do modafinil enantiomericamente puro, diversas oxidações enantiosseletivas por catálise metálica ou reações assimétricas promovidas por metal de transição estequiométrica estão descritas na literatura para preparar sulfóxidos quirais por oxidação química dos sulfetos correspondentes (Kagan H. B. em Catalytic Asymmetric Synthesis; Ojima I., Ed. VHC: Nova Iorque 1993, 203-226; Madesclaire M., Tetrahedron 1986; 42, 5459-5495; Procter D. J., Chem. Soc. Perkin Trans 1999; 835-872: Fernandez I. et al., Chem. Review 2002; A-BC). Oxidações enantiosseletivas por catálise metálica envolvem um catalisador metálico complexado com um ligante quiral, tal como dietiltartarato, dióis C2 simétricos ou complexos de titânio (IV) trialcanolamina quirais C3 simétricos, complexo de zircônio (IV)-trialcanolamina C3 simétrico, complexo de manganês (III) (salen) quiral, complexo de vanádio (IV) (salen) quiral na presença de vários oxidantes, tais como H2O2 hidroperóxido de terc-butila, hidroperóxido de cumeno. Métodos baseados nas oxaziridinas quirais foram também utilizados na oxidação química dos sulfetos.
[00010] Alguns métodos enzimáticos para a síntese assimétrica dos químicos finos foram descritos em Kaber K. em Biotransformations in Organic Chemistry, Springer Ed. 3a ed. 1997 e revista por Fernandez I. et al., (Chem. Review, 2002, A-BC). Como exemplo, tioéteres podem ser oxidados assimetricamente tanto por bactéria (por exemplo, Corynebacterium equi (Ohta H. et al., Agrig. Biol. Chem. 1985; 49:2229), Rhodococcus equi (Ohta H. et al., Chem. Lett. 1989; 625)) e fungos (Helminthosporium sp., Mortieralla Isabellina sp. (Holland HL. et al., Bioorg. Chem. 1983; 12:1)). Uma grande variedade de tioéteres de alquilarila foi oxidada para produzir sulfóxidos com pureza ótica variando de boa a excelente [(Ohta H. et al., Agrig. Biol. Chem. 1985; 49:671; Abushanab E. et al., Tetrahedron Lett. 1978; 19:3415; Holland HL et al., Can. J. Chem. 1985; 63:1118)]. As monooxigenases e as peroxidases são classes importantes de enzimas capazes de catalisar a oxidação de uma variedade de sulfetos em sulfóxidos (Colonna S. et al., Tetrahedron: Asymmetry 1993; 4:1981). O resultado estereoquímico das reações enzimáticas mostrou-se altamente dependente da estrutura do sulfeto.
[00011] Como outra alternativa de abordagem enzimática, metilarilsulfinilacetatos com excesso enantiomérico elevado (> 98%) obtidos por resolução catalisada por lipase do racemato correspondente foram também descritos (Burgess K. et al., Tetrahedron Letter 1989; 30:3633).
[00012] Como método de oxidação enantiosseletiva, um processo de oxidação de sulfetos assimétricos foi desenvolvido por Kagan e colaboradores (Pitchen, P; Deshmukh, M., Dunach, E; Kagan, H. B; J. Am. Chem. Soc., 1984; 106, 8188-8193). Nesse processo para a oxidação assimétrica de sulfetos em sulfóxidos, a oxidação é realizada pelo uso de hidróxido de terc-butila (TBHP) como agente oxidante na presença de um equivalente de um complexo quiral obtido a partir de Ti(OiPr)4/(+) ou (-) tartarato de dietila/água na razão molar de 1:2:1.
[00013] O procedimento geral para a oxidação do sulfeto de acordo com Kagan compreende, em primeiro lugar, a pré-formação do complexo quiral à temperatura ambiente em cloreto de metileno antes de se adicionar o sulfeto. Então, a reação de oxidação é efetuada a -20°C na presença de hidroperóxido de terc-butila.
[00014] A oxidação direta de uma variedade de sulfetos, em particular para sulfetos de arilalquila em sulfóxidos oticamente ativos, com um excesso enantiomérico (ee), na faixa de 80-90%, pode ser obtida por esse método.
[00015] Mais especificamente, Kagan e seus colaboradores relataram que os produtos de sulfóxidos podiam ser obtidos com enantiosseletividade elevada quando sulfetos portando dois substituintes de tamanhos muito diferentes eram submetidos a uma oxidação assimétrica. Por exemplo, quando sulfetos de arilmetila eram submetidos a uma oxidação, era possível obter sulfóxidos de arilmetila em um excesso enantiomérico (ee) de mais de 90%.
[00016] Particularmente, o sulfóxido de ciclopropilfenila é formado com 95% de ee por esse método.
[00017] Entretanto, descobriu-se que a oxidação assimétrica de sulfetos funcionalizados, em particular os que possuem uma função éster, prosseguia com enantiosseletividade moderada sob essas condições.
[00018] Assim, os compostos que comportam o centro estereogênico, isto é, o átomo de enxofre, uma fração alquila com uma função éster próxima do átomo de enxofre, tal como metilfeniltioacetato, etilmetiltioacetato e metilmetiltiopropanoato estão descritos com um ee de apenas 63-64% (H. B. Kagan, Phosphorus and Sulphur, 1986; 27, 127-132).
[00019] De modo similar, a oxidação dos sulfetos de arilmetila com uma função metiléster na posição orto do grupo arila produz um baixo excesso enantiomérico (60%) e um baixo rendimento (50%) quando comparado com o composto para- substituído (ee 91%, rendimento 50%) ou com o sulfeto de para-tolilmetil (ee 91%, rendimento 90%) (Pitchen, P. et al., J. Am. Chem. Soc., 1984; 106, 8188-8193).
[00020] Portanto, mesmo quando os substituintes no átomo de enxofre diferem em tamanho, a presença de uma função éster perto do átomo de enxofre afeta significativamente a enantiosseletividade da oxidação assimétrica.
[00021] Esses resultados mostram também que a enantiosseletividade desse processo depende altamente da estrutura e, em particular, da funcionalidade do substrato. Mais especificamente, a oxidação dos sulfetos que apresentam uma função éster próxima ao enxofre confere pouca indução assimétrica.
[00022] De modo semelhante, nenhuma das reações enantiosseletivas relatadas até agora na literatura refere-se a substratos que comportam uma fração acetamida ou ácido acético diretamente ligada ao átomo de enxofre.
[00023] Foram feitas tentativas de melhorar a enantiosseletividade modificando-se algumas condições para a oxidação assimétrica dos sulfetos. Por exemplo, Kagan e colaboradores (Zhao, S; Samuel O.; Kagan, H. B., Tetrahedron 1987; 43, (21), 5135-5144) descobriram que a enantiosseletividade da oxidação pode ser melhorada utilizando-se hidroperóxido de cumeno ao invés de hidroperóxido de terc-butila (ee até 96%). Entretanto, essas condições não resolvem o problema da oxidação dos sulfetos que comportam funções éster, amida ou ácido carboxílico próximas ao átomo de enxofre.
[00024] Assim, a Depositante obteve (-)-modafinil bruto com um excesso enantiomérico típico de no máximo cerca de 42% com o método acima utilizando as condições descritas por Kagan H. B. (Organic Syntheses, John Wiley and Sons INC. ed. 1993, vol. VIII, 464-467) (consultar Exemplo 17, Exemplo comparativo 1 abaixo).
[00025] H. Cotton e colaboradores (Tetrahedron: Asymmetry 2000; 11, 3819-3825) relataram recentemente uma síntese do (S)-enantiômero do omeprazol por oxidação assimétrica do sulfeto proquiral. O omeprazol, também denominado 5- metóxi-2-[[(4-metóxi-3,5-dimetil-2-piridinil)-metil]-sulfinil]-1H-benzimidazol é representado pela seguinte fórmula:
[00026] A oxidação assimétrica foi obtida por oxidação mediada por titânio com hidroperóxido de cumeno (CHP) na presença de (S,S)-(-) tartarato de dietila [(S,S)-(-)-DET]. O complexo de titânio foi preparado na presença de sulfeto proquiral e/ou durante um tempo prolongado e realizando-se a oxidação na presença de N,N-diisopropiletilamina. Uma enantiosseletividade > 94% foi obtida por esse método, enquanto o método original de Kagan confere um excesso enantiomérico modesto do produto bruto (30%).
[00027] De acordo com os autores, a enantiosseletividade melhorada desse processo aplicada ao omeprazol só está provavelmente relacionada à presença do grupo benzimidazol ou imidazol adjacente ao enxofre, que conduz a estereoquímica do sulfóxido formado. Os autores também sugeriram o uso desse tipo de funcionalidade como grupos dirigentes quando sulfóxidos quirais são sintetizados em síntese assimétrica.
[00028] Portanto, essa publicação focaliza essencialmente o omeprazol, um sulfeto proquiral que comporta substituintes com aproximadamente o mesmo tamanho, e que inclui um grupo imidazol que é descrito por desempenhar um papel importante na indução assimétrica.
[00029] Consequentemente, existe uma necessidade de um processo enantiosseletivo melhorado para a fabricação do modafinil oticamente puro, bem como de outros sulfóxidos estruturalmente relacionados, em particular ácido 2- (benzidrilsulfinil)-acético e 2-(benzidrilsulfinil)-alquilacetato que superem os inconvenientes do estado da técnica e permita, em particular, rendimentos mais elevados.
DESCRIÇÃO RESUMIDA DA INVENÇÃO
[00030] A presente invenção fornece um novo processo para síntese enantiosseletiva dos enantiômeros únicos do modafinil, bem como de outros sulfóxidos estruturalmente relacionadas, processo esse em que se obtém uma enantiosseletividade surpreendentemente elevada juntamente com um alto rendimento.
[00031] o novo processo se caracteriza pelo fato de um sulfeto proquiral ser oxidado assimetricamente em um enantiômero único ou uma forma enantiomericamente enriquecida do sulfóxido correspondente.
[00032] A presente invenção também fornece um processo para a preparação de um sulfóxido como um enantiômero único ou uma forma enantiomericamente enriquecida a partir de um sulfeto proquiral com pureza elevada, vantajosamente com uma pureza superior a 99,5%-99,8%.
[00033] A expressão “sulfeto(s) proquiral(is)”, tal como utilizada no presente, designa sulfetos que apresentam, após a oxidação, um centro estereogênico no átomo de enxofre. sulfetos que possuem outros centros estereogênicos em outros lugares são, portanto, também denominados no presente como “sulfetos proquirais”.
[00034] Esse novo processo de oxidação assimétrica permite ter acesso aos compostos de interesse com um excesso enantiomérico extremamente elevado, mesmo que os sulfetos proquirais correspondentes sejam funcionalizados, isto é, tiverem substituintes éster, amida, ácido carboxílico ou nitrila.
[00035] O processo é simples, com uma etapa de reação, que torna o processo apropriado para produção em larga escala de compostos enantioméricos com um rendimento elevado e excesso enantiomérico elevado.
[00036] Outra vantagem desse processo é que ele utiliza pequenas quantidades de um composto de titânio como um catalisador que é atóxico para o meio ambiente e de custo relativamente baixo.
[00037] Vantajosamente, o modafinil pode ser obtido como um enantiômero único ou em uma forma enantiomericamente enriquecida, mais diretamente, sem ter de passar por um método de resolução quiral do ácido modafínico.
[00038] A presente invenção fornece também diversos processos para a preparação do modafinil como um enantiômero único ou em uma forma enantiomericamente enriquecida. Vantajosamente, esses processos se limitam a 3 etapas ou até menos quando se usa benzidrol ou benzidriltiol como material de partida e o enantiômero único do modafinil é obtido com rendimentos elevados.
DESCRIÇÃO DETALHADA DA INVENÇÃO
[00039] Descobriu-se que a oxidação assimétrica dos precursores do modafinil, em particular o ácido difenilmetiltioacético e suas amidas e ésteres, podia ser realizada com uma enantiosseletividade surpreendentemente elevada de até 95%, efetuando-se a reação mediada pelo complexo quiral de titânio na presença de uma base.
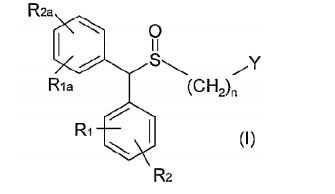
[00040] A presente invenção refere-se a um processo para a preparação de um composto de fórmula (I) tanto como um enantiômero único ou em uma forma enantiomericamente enriquecida:
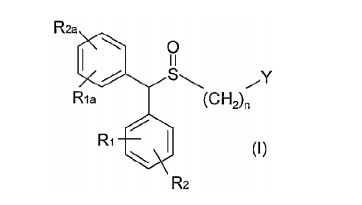
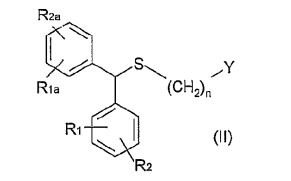
em que:- Y é CN, -C(=O)X em que X é selecionado a partir de -NR3R4, -OH, -OR5, -NHNH2;- R1, R1a, R2 e R2a são iguais ou diferentes e são selecionados a partir de H, halo, alquil-(C1-C8), alquenil-(C2-C8), alquinil-(C2-C8), aril-(C6-C10), heteroaril-(C5-C10), - CN, -CF3, -NO2, -OH, alcóxi-(C1-C8), -O(CH2)mNR6R7, -OC(=O)R8, -OC(=O)NR6R7, -C(=O)OR8, -C(=O)R8, -O(CH2)mOR8, -(CH2)mOR8, -NR6R7, -C(=O)NR6R7;- R3 e R4 são iguais ou diferentes e são selecionados, cada um, a partir de H, alquil- (C1-C6), hidróxi-(C1-C6)-alquil, -NHOH ou OH, ou R3 e R4 podem também ser tomados em conjunto com o átomo de N através do qual R3 e R4 estão ligados para formar um grupo N-heterociclo de 5 a 7 membros;- R5 representa alquila, cicloalquila, aralquila, alcarila ou arila;- R6 e R7 são iguais ou diferentes e são selecionados a partir de H, alquil-(C1-C6), hidróxi-(C1-C6)-alquila ou R6 e R7 podem também ser tomados em conjunto com o átomo de N através do qual R6 e R7 estão ligados para formar um grupo N- heterociclo de 5 a 7 membros;- R8 representa H, alquila, cicloalquila, aralquila, alcarila ou arila;- n é 1, 2 ou 3; e- m é 1, 2, 3 ou 4;que compreende as etapas de:b) pôr em contato um sulfeto proquiral de fórmula (II)

em que R1, R2, R1a, R2a, Y e n são tais como definidos acima,com um complexo de ligante quiral metálico, uma base e um agente oxidante em um solvente orgânico; e opcionalmenteb) isolar o sulfóxido obtido de fórmula (I).
[00041] O processo permite preparar sulfóxidos de fórmula (I) com um excesso enantiomérico, geralmente superior a cerca de 80%. Vantajosamente, o excesso enantiomérico preferido é superior a 80%, de preferência, superior a 90%, de maior preferência, superior a 95% e, de maior preferência ainda, de 99% e mais.
[00042] O processo permite também preparar sulfóxidos de fórmula (I) com um grau de pureza superior a 90%, de preferência, superior a 98% e, de maior preferência, superior a 99%.
[00043] Para um par de enantiômeros, o excesso enantiomérico (ee) do enantiômero E1 em relação ao enantiômero E2 pode ser calculado pela seguinte equação:
[00044] A quantidade relativa de E1 e E2 pode ser determinada por HPLC (Cromatografia Líquida de Alta Performance) quiral.
[00045] A pureza se refere à quantidade de enantiômeros E1 e E2 relativa à quantidade de outros materiais que podem incluir, em particular, subprodutos como a sulfona e o sulfeto não-reagido. A pureza pode também ser determinada por HPLC.
[00046] Conforme utilizado na presente invenção, o termo “cerca de” se refere a uma faixa de valores ± 10% do valor especificado. Por exemplo, “cerca de 20” inclui ± 10% de 20%, ou de 18 a 22%.
[00047] Conforme utilizado na presente invenção, o termo “complexo de ligante quiral metálico” se refere a um complexo formado por um composto metálico, um ligante quiral e, opcionalmente, água.
[00048] O termo “ligante quiral” é um grupo que inclui pelo menos um centro quiral e tem uma configuração absoluta. Um ligante quiral possui uma rotação de luz polarizada plana (+) ou (-).
[00049] Na definição acima, “alquila” significa um grupo hidrocarbonado alifático que pode ser linear ou ramificado com 1 a 12 átomos de carbono na cadeia. Os grupos alquila preferidos possuem de 1 a 6 átomos de carbono na cadeia.
[00050] “Alquila inferior” significa cerca de 1 a cerca de 4 átomos de carbono na cadeia que pode ser linear ou ramificada. “Ramificada” significa que um ou mais grupos alquila, tais como metila, etila ou propila, estão ligados a uma cadeia alquila linear. A alquila pode ser substituída por um ou mais “grupos cicloalquila”. Como exemplos de grupos alquila pode-se citar metila, etila, n-propila, iso-propila, n-butila, iso-butila, terc-butila, n-pentila, ciclopentilmetila.
[00051] “Cicloalquila” significa um sistema de anel mono- ou multicíclico não- aromático com 3 a 10 átomos de carbono, de preferência, de cerca de 5 a cerca de 10 átomos de carbono. Como exemplos de grupos cicloalquila monocíclicos pode- se citar ciclopentila, ciclohexila, cicloheptila e similares.
[00052] “Aralquila” significa um grupo arilalquila em que arila e alquila são tais como descritas no presente. Aralquilas preferidas contêm uma fração de alquilas inferiores. Como exemplos de grupos aralquila pode-se citar benzila, 2-fenetila e naftalenometila.
[00053] “Arila” significa um sistema de anel monocíclico ou multicíclico aromático com 6 a 10 átomos de carbono. A arila é opcionalmente substituída por um ou mais "substituintes do sistema do anel” que podem ser iguais ou diferentes, e que são tais como definidos no presente. Como exemplo de grupos arila, pode- se citar fenila ou naftila.
[00054] “Alcarila” significa um grupo alquilarila, em que arila e alquila são tais como definidos no presente. Como exemplo de grupos alcarila, pode-se citar tolila.
[00055] “Halo” significa um átomo de halogênio e compreende flúor, cloro, bromo ou iodo. São preferidos flúor, cloro ou bromo e, mais particularmente, flúor ou cloro.
[00056] “Alquenila” significa um grupo hidrocarbonado alifático que contém uma ligação dupla carbono-carbono e que pode ser linear ou ramificada com 2 a 8 átomos de carbono na cadeia. Grupos alquenila preferidos possuem 2 a 4 átomos de carbono na cadeia. “Ramificada” significa que um ou mais grupos alquila inferiores tais como metila, etila ou propila estão ligados a uma cadeia alquenila linear. O grupo alquenila pode ser substituído por um ou mais grupos halo ou cicloalquila. Como exemplos de grupos alquenila, pode-se citar etenila, propenila, n-butenila, iso-butenila, 3-metil-2-butenila, n-pentila, heptenila, octenila, ciclohexilbutenila e decenila.
[00057] “Alquinila” significa um grupo hidrocarbonado alifático que contém uma ligação tripla carbono-carbono e que pode ser linear ou ramificada com 2 a 8 átomos de carbono na cadeia. Os grupos alquinila preferidos possuem 2 a 4 átomos de carbono na cadeia. “Ramificada” significa que um ou mais grupos alquila inferiores tais como metila, etila ou propila estão ligados à cadeia alquinila linear. O grupo alquinila pode ser substituído por um ou mais halo. Como exemplos de grupos alquinila, pode-se citar etinila, propinila, n-butinila, 2-butinila, 3-metilbutinila, n-pentinila, heptinila, octinila e decinila.
[00058] “Alcóxi” significa um grupo O-alquila em que o grupo alquila é tal como descrito no presente. Os grupos alcóxi preferidos possuem de 1 a 6 átomos de carbono na cadeia e, de preferência, de 2 a 4 átomos de carbono na cadeia. Como exemplos de grupos alcóxi, pode-se citar metóxi, etóxi, n-propóxi, iso-propóxi, n- butóxi e heptóxi.
[00059] “Heteroarila” significa que um sistema de anel monocíclico ou multicíclico aromático com 5 a 10 átomos de carbono, em que um ou mais átomos de carbono no sistema de anel é(são) hetero-elemento(s) diferente(s) do carbono, por exemplo, nitrogênio, oxigênio ou enxofre. Os tamanhos de anéis preferidos do sistema de anel compreendem cerca de 5 a cerca de 6 átomos do anel. A “heteroarila” pode também ser substituída por um ou mais “substituintes do sistema do anel” que podem ser iguais ou diferentes, e são tais como definidos no presente. Um átomo de nitrogênio de uma heteroarila pode ser um átomo de nitrogênio básico e pode ser opcionalmente oxidado no N-óxido correspondente. Como exemplos de grupos heteroarila e heteroarila substituídos pode-se citar pirazinila, tienila, isotiazolila, oxazolila, pirazolila, furazanila, pirrolila, 1,2,4-tiadiazolila, piridazinila, quinoxalinila, ftalazinila, imidazo-[1,2-a]-piridina, imidazo-[2,1-b]-tiazolila, benzofurazanila, azaindolila, benzimidazolila, benzotienila, tienopiridila, tienopirimidila, pirrolopiridila, imidazopiridila, benzoazaindol, 1,2,4-triazinila, benztiazolila, furanila, imidazolila, indolila, indolizinila, isoxazolila, isoquinolinila, isotiazolila, oxadiazolila, pirazinila, piridazinila, pirazolila, piridila, pirimidinila, pirrolila, quinazolinila, quinolinila, 1,3,4-tiadiazolila, tiazolila, tienila e triazolila. Grupos heteroarila preferidos incluem pirazinila, tienila, piridila, pirimidinila, isoxazolila e isotiazolila.
[00060] “Hidroxialquila” significa um grupo alquila-OH em que alquila é tal como definida no presente. As hidroxialquilas preferidas contêm alquilas inferiores. Como exemplos de grupos hidroxialquila, pode-se citar hidroximetila e 2- hidroxietila.
[00061] “Grupo N-heterocíclico” significa um sistema monocíclico saturado não-aromático com 5 a 7 membros de anéis que compreendem um átomo de nitrogênio que pode conter um segundo hetero-elemento tal como nitrogênio, oxigênio e enxofre. O heterociclo pode ser opcionalmente substituído por um ou mais “substituintes do sistema de anel” que podem ser iguais ou diferentes, e são tais como definidos no presente. Quando um segundo hetero-elemento selecionado a partir de um átomo de nitrogênio ou de enxofre estiver presente, esse hetero- elemento do grupo N-heterociclo pode também ser opcionalmente oxidado no N- óxido, S-óxido ou S,S-dióxido correspondente. Os grupos N-heterocíclicos preferidos incluem piperidila, pirrolidinila, piperazinila, morfolinila, e similares. O grupo N-heterocílico é opcionalmente substituído por um ou mais “substituinte do sistema de anel”. Substituintes do grupo N-heterocíclico preferidos incluem alquil- (C1-C4), aril-(C6-C10), opcionalmente substituídos por um ou mais átomos de halogênio, tais como o substituinte paraclorofenil.
[00062] “Substituintes do sistema de anel” significam substituintes ligados a sistemas de anéis aromáticos ou não-aromáticos, inclusive de H, halo, alquil-(C1- C8), alquenil-(C2-C8), alquinil-(C2-C8), aril-(C6-C10), heteroaril-(C5-C10), -CN, -CF3, - NO2, -OH, alcóxi-(C1-C8), -O(CH2)mNRR’, -OC(=O)R, -OC(=O)NRR’, O(CH2)mOR, - CH2OR, -NRR’, -C(=O)NRR’, -C(=O)OR e -C(=O)R em que R e R’ são H, alquila, cicloalquila, aralquila, alcarila ou arila ou para o qual o substituinte é -NRR’, então R e R’ podem também ser tomados juntamente com o N-átomo através do qual R e R’ estão ligados para formar um grupo N-heterociclo com 5 a 7 membros.
[00063] No caso de X = OH, o sulfóxido de fórmula (I) pode ser obtido como um sal, em particular, um sal alcalino como um sal de sódio, de potássio, de lítio ou um sal de amônio ou sais farmaceuticamente aceitáveis.
[00064] “Sais farmaceuticamente aceitáveis” significam os sais de adição ácidos orgânicos e inorgânicos relativamente não-tóxicos e sais de adição básicos de compostos da presente invenção. Esses sais podem ser preparados in situ durante o isolamento final e a purificação dos compostos. Em particular, os sais de adição ácidos podem ser preparados fazendo-se reagir, separadamente, o composto purificado em sua forma base livre com um ácido orgânico ou inorgânico apropriado e isolando o sal assim formado. Pode-se citar como exemplos de sais de adição ácidos: bromidrato, cloridrato, sulfato, bissulfato, fosfato, nitrato, acetato, oxalato, valerato, oleato, palmitato, estearato, laurato, borato, benzoato, lactato, tosilato, citrato, maleato, fumarato, succinato, tartarato, naftilato, mesilato, glucoheptanoato, lactiobionato, sulfamatos, malonatos, salicilatos, propionatos, metileno-bis-b-hidroxinaftoatos, gentisatos, isetionatos, di-para-toluiltartaratos, metanossulfonatos, etanossulfonatos, benzenossulfonatos, para-toluenossulfonatos, ciclohexilsulfamatos e sais quinateslaurilsulfonato, e similares (ver, por exemplo, S.M. Berge et al., Pharmaceutical Salts, J. Pharm. Sci., 66: p.119 (1977)) que está incorporado à presente invenção por referência. Sais de adição básicos podem também ser preparados fazendo-se reagir, separadamente, o composto purificado em sua forma ácida com uma base orgânica ou inorgânica apropriado e isolando o sal assim formado. Os sais de adição básicos compreendem sais metálicos e de amina farmaceuticamente aceitáveis. Sais metálicos apropriados compreendem sais de sódio, potássio, cálcio, bário, lítio, zinco, magnésio e alumínio. Os sais de sódio e de potássio são preferidos. Os sais de adição básicos inorgânicos são preparados a partir de bases metálicas que incluem hidreto de sódio, hidróxido de sódio, hidróxido de potássio, hidróxido de potássio, hidróxido de cálcio, hidróxido de alumínio, hidróxido de lítio, hidróxido de magnésio, hidróxido de zinco. Sais de adição básicos de amina apropriados são preparados a partir de aminas que possuem uma basicidade suficiente para formar um sal estável, e compreendem, de preferência, as aminas que são frequentemente utilizadas em química médica por sua baixa toxicidade e aceitação para uso médico. Como exemplo de sais de adição básicos, pode-se citar: amônia, etilenodiamina, N-metilglucamina, lisina, arginina, ornitina, colina, N,N’- dibenziletilenodiamina, cloroprocaína, dietanolamina, procaína, N- benzilfenetilamina, dietilamina, piperazina, tris-(hidroximetil)-aminometano, hidróxido de tetrametilamônio, trietilamina, dibenzilamina, efenamina, deidroabietilamina, N-etilpiperidina, benzilamina, tetrametilamônio, tetraetilamônio, metilamina, dimetilamina, trimetilamina, etilamina, aminoácidos básicos, por exemplo, lisina e arginina, e diciclohexilamina e similares.
[00065] Conforme utilizado no presente, “entre [...]-[...]”refere-se a uma faixa inclusiva.
[00066] De acordo com um aspecto preferido, R1, R2, R1a e R2a são selecionados, independentemente, a partir do grupo que consiste em H e halo, sendo que halo é, de preferência, F.
[00067] De preferência, um dos R1, R2 e/ou R1a, R2a é H e o outro é F. O átomo de flúor pode estar em posição orto-, meta-, para-, sendo que a posição para- é preferida.
[00068] De preferência, n é 1.
[00069] De maior preferência, os sulfóxidos preparados pelo novo processo são sulfóxidos de fórmula (I) em que Y é -CN ou Y é -C(=O)X.
[00070] De preferência, X é -NR3R4, -OH, -OR5, de maior preferência, -NR3R4 e, de maior preferência ainda, -NH2 ou -NHOH.
[00071] De preferência, R5 é alquila ou aralquila. O grupo R5 preferido compreende, em particular, metila, etila, iso-propila, benzila e tolila.
[00072] De maior preferência, o sulfóxido preparado pelo novo processo é o modafinil, que corresponde ao sulfóxido de fórmula (I), em que n é 1, R1, R2, R1a e R2a são H e Y é -C(=O)X com X = NH2.
[00073] Conforme utilizado no presente, “o ácido modafínico”, também denominado “difenilmetilsulfinilacético” refere-se ao composto de fórmula (I), em que n é 1, R1, R2, R1a e R2a são H e X é OH.
[00074] Conforme utilizado no presente, um “éster de ácido modafínico” se refere ao composto de fórmula (I) em que n é 1, R1, R2, R1a e R2a são H e X é -OR5. Etapa (a)
[00075] A reação de oxidação é realizada em um solvente orgânico. De modo surpreendente, o solvente não é tão essencial para a enantiosseletividade da oxidação, de acordo com a presente invenção. O solvente pode, portanto, ser selecionado em relação a condições apropriadas do ponto de vista industrial, e também em relação a aspectos ambientais. Solventes orgânicos apropriados são, em particular, tolueno, acetato de etila, tetrahidrofurano, acetonitrila, acetona e cloreto de metileno e podem ser facilmente determinados pelo técnico no assunto. Do ponto de vista do meio ambiente, são preferidos solventes não-clorados. Sob esse aspecto, o acetato de etila e o tolueno são particularmente preferidos.Preparação de um Complexo de Ligante Quiral Metálico
[00076] O complexo de ligante quiral metálico é preparado a partir de um ligante quiral e um composto metálico.
[00077] O composto metálico é, de preferência, um composto de titânio, zircônio, vanádio ou manganês e, de maior preferência, um composto de titânio.
[00078] Assim, os complexos de ligantes quirais-metais preferidos são, em particular, complexos de ligantes quirais de titânio, zircônio, vanádio ou manganês, e, de maior preferência, um complexo de ligante quiral de titânio.
[00079] O composto de titânio é, geralmente, um composto de titânio (IV), de preferência, um alcóxido de titânio (IV), tal como, em particular, isopropóxido ou propóxido de titânio (IV).
[00080] O ligante quiral é um composto quiral capaz de reagir com o composto de titânio. Tais compostos são selecionados, de preferência, entre os compostos hidróxi substituídos que possuem, de preferência, mais de um grupo hidróxi. Assim, o ligante quiral é, de preferência, um álcool quiral, tal como um diol quiral C2 simétrico ou um triol quiral C3 simétrico. O álcool quiral pode ser um álcool de alquila ramificado ou não-ramificado, ou um álcool aromático.
[00081] Os ligantes quirais preferidos são binaftol, ácido mandélico, hidrobenzoína, ésteres do ácido tartárico, tais como (+)-dialquil-L-tartarato ou (-)- dialquil-D-tartarato, de preferência, (+)-di-(C1-C4)-alquil-L-tartarato ou (-)-di-(C1-C4)- alquil-D-tartarato, em particular, (+)-dimetil-L-tartarato ou (-)-dimetil-D-tartarato, (+)- dietil-L-tartarato ou (-)-dietil-D-tartarato, (+)-diisopropil-L-tartarato ou (-)-diisopropil- D-tartarato, (+)-dibutil-L-tartarato ou (-)-dibutil-D-tartarato e (+)-di-terc-butil-L- tartarato ou (-)-di-terc-butil-D-tartarato. Especialmente preferidos são (+)-dietil-L- tartarato e (-)-dietil-D-tartarato.
[00082] Os ligantes quirais preferidos também compreendem trialcanolaminas C3 simétricas, em particular, de fórmula (1):
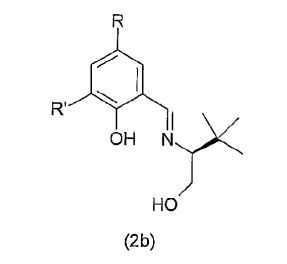
em que R é um alquila ou arila inferior, tal como, por exemplo, metila, terc-butila e fenila. Ligantes quirais preferidos compreendem também uma base Schiff de fórmula geral (2a) ou (2b):
em que R é igual e representa um alquila inferior ou arila, tal como metila ou fenila ou estão ligados juntamente para formar um grupo cicloalquila, tal como ciclohexila; R’ é um alquila ou alcóxi inferior:
em que:R é uma alquila inferior ou NO2;R’ é uma alquila ou alcóxi inferior.
[00083] Essas bases Schiff podem formar um complexo de ligante quiral com o metal conhecido como complexo metálico (salen) quiral.
[00084] Exemplos preferidos de complexos ligantes quirais-metais são os dióis C2 simétricos ou os complexos de titânio (IV) trialcanolamina C3 simétricos, complexos de zircônio trialcanolamina C3 simétricos, complexos de manganês (III) (salen) quirais, complexos de vanádio (IV) (salen) quirais, em particular, os que estão descritos em Fernandez et al., American Chemical Society, 2002, A-BC.
[00085] Complexos de ligantes quirais-metais especialmente preferidos são complexos de diol quiral-titânio e, de preferência, complexos de titânio (IV)-tartarato de dietila.
[00086] A estequiometria do ligante quiral metálico pode variar e não é crítica para a presente invenção.
[00087] Em particular, a razão do ligante quiral em relação ao composto metálico pode variar de 1 a 4 equivalentes e é, de preferência, de 2 equivalentes.
[00088] De acordo com um aspecto preferido da presente invenção, apreparação do complexo quiral metálico compreende ainda água. De fato, descobriu-se que a presença de água no complexo de ligante quiral metálico melhora ainda mais a enantiosseletividade da reação.
[00089] A quantidade de água envolvida no complexo de ligante quiral metálico pode variar de 0,1 a 1 equivalente em relação ao composto de titânio. Em uma realização especialmente preferida, a quantidade de água varia de 0,4 a 0,8 equivalente em relação ao composto metálico.
[00090] A quantidade de complexo de ligante quiral metálico utilizada no processo não é crítica. Constatou-se, porém, que é vantajoso utilizar menos de 0,50 equivalente em relação ao sulfeto proquiral, especialmente 0,05-0,30 equivalente e, de preferência, de 0,1-0,30 equivalente. De modo surpreendente, mesmo quantidades muito pequenas de complexo, tais como, por exemplo, 0,05 equivalente pode ser utilizado no processo de acordo com a presente invenção com excelentes resultados.
[00091] O complexo de ligante quiral metálico pode ser preparado na presença do sulfeto proquiral ou antes que o sulfeto proquiral seja adicionado ao recipiente da reação.
[00092] De acordo com uma realização preferida, a preparação do complexo de ligante quiral metálico é realizada na presença de um sulfeto proquiral, ou seja, o sulfeto proquiral é despejado no recipiente da reação antes que os componentes utilizados para a preparação do complexo quiral sejam introduzidos.
[00093] O tempo de reação do complexo de ligante quiral metálico depende da temperatura.
[00094] De fato, descobriu-se que a cinética de reação do complexo de ligante quiral metálico depende do par temperatura e tempo de reação. Assim, quanto mais elevada for a temperatura, menor será o tempo de reação. De modo inverso, quanto mais baixa for a temperatura, mais longo será o tempo de reação.
[00095] Como exemplo, a uma temperatura elevada, tal como utilizada no presente significa uma temperatura entre 20-70°C, de preferência, de cerca de 4060°C, de maior preferência, de cerca de 50-55°C, e menos de duas horas são geralmente suficientes para formar o complexo de ligante quiral metálico. Como exemplo, a 55°C, o complexo de ligante quiral metálico pode ser formado em cerca de 50 minutos. A uma temperatura mais baixa, tal como a 25°C, o complexo de ligante quiral metálico pode ser formado em cerca de 24 horas.
Introdução de Uma Base
[00096] A oxidação assimétrica de acordo com a presente invenção é realizada na presença de uma base.
[00097] De fato, a enantiosseletividade da reação melhora surpreendentemente quando uma base está presente durante a oxidação. Uma enantiosseletividades de mais de 99% podem ser assim observadas. A ordem de introdução da base não é crítica, desde que seja adicionada antes do agente oxidante. A base pode ser introduzida antes ou depois do sulfeto proquiral e, de preferência, depois que o complexo de ligante quiral metálico se formou.
[00098] De preferência, a base é introduzida depois que o complexo de ligante quiral metálico se formou e depois que o sulfeto proquiral foi adicionado.
[00099] Em outra realização preferida, a base fica em contato com o complexo de ligante quiral metálico e o sulfeto proquiral por alguns minutos, de preferência, por pelo menos 3 minutos antes que o oxidante seja adicionado a fim de aumentar a enantiosseletividade.
[00100] De acordo com uma realização preferida da presente invenção, a base é introduzida à temperatura na qual a reação de oxidação é realizada, denominada a seguir “temperatura de oxidação”.
[00101] A base deve ser solúvel na mistura reacional. De preferência, é uma base orgânica, tal como, por exemplo, uma amina. Bases especialmente apropriadas são aminas, de preferência, aminas terciárias, tais como trietilamina, N,N-diisopropiletilamina, dimetiletanolamina, trietanolamina e, de maior preferência, N,N-diisopropiletilamina e trietilamina.
[00102] A quantidade de base adicionada à mistura reacional não deve exceder um determinado valor, pois pode afetar a enantiosseletividade da reação. Em particular, uma quantidade de menos de 0,5 equivalente em relação ao sulfeto proquiral, especialmente de 0,05 a 0,5 equivalente e, de maior preferência, de 0,1 a 0,3 equivalente, mostrou-se vantajosa.Oxidação
[00103] Surpreendentemente, o processo não exige temperaturas muito baixas tais como -20°C, que foram descritas por Kagan e colaboradores como sendo essenciais para se obter uma boa enantiosseletividade. Essa característica é particularmente interessante uma vez que temperaturas baixas resultam em tempos de reação longos.
[00104] A temperatura será, porém, selecionada para evitar a decomposição dos reagentes e tempos de reação excessivos.
[00105] Em uma realização preferida, o agente oxidante fica em contato com o sulfeto, o complexo de ligante quiral metálico e a base a uma temperatura entre 0-60°C, de preferência, entre 15-40°C e, de maior preferência, à temperatura ambiente, que é de cerca de 20-25°C.
[00106] Um agente oxidante apropriado para a oxidação assimétrica pode ser um hidroperóxido, de preferência, um peróxido de hidrogênio, hidroperóxido de terc-butila ou hidroperóxido de cumeno, e, de maior preferência ainda, este último.
[00107] O agente de oxidação é deixado em contato com outros reagentes durante um período suficiente para se obter uma taxa de conversão satisfatória, mas não por muito tempo a fim de não afetar a pureza e a enantiosseletividade do produto obtido.
[00108] Em uma realização particular, o agente oxidante é deixado em contato com os outros reagentes por cerca de 30 minutos a 3 horas.
[00109] A quantidade de agente oxidante não é crítica em relação à enantiosseletividade da reação. Entretanto, uma quantidade excessiva de agente oxidante pode afetar a pureza do produto obtido por favorecer a formação de sulfona.
[00110] Uma quantidade de agente oxidante inferior a 2 equivalentes em relação à quantidade de sulfeto de amida é geralmente preferida e uma quantidade especialmente preferida é 0,8 a 1,2 equivalente(s) e de preferência, 1,0 equivalente. ETAPA (B)
[00111] O sulfóxido formado durante a reação de oxidação pode ser isolado de acordo com procedimentos convencionais.
[00112] Assim, conforme descrito na literatura, a mistura reacional pode ser tratada com água ou uma solução de hidróxido de sódio aquosa, que resulta na formação de um gel que contém sais metálicos. Esse gel pode ser filtrado e bem lavado com um solvente orgânico. O filtrado pode ser extraído com um solvente orgânico. Ele pode também ser cristalizado com um solvente orgânico ou aquoso a fim de se obter o enantiômero desejado.
[00113] De acordo com um aspecto vantajoso da presente invenção, o sulfóxido obtido forma um precipitado que pode ser diretamente isolado por filtração e, opcionalmente, lavado com água ou um solvente orgânico, tal como acetato de etila, tolueno, etanol, cloreto de metileno. Vantajosamente, o precipitado é uma forma cristalina e altamente pura. Assim, vantajosamente, o processo evita os tratamentos subsequentes complicados mencionados acima.ETAPA (C)
[00114] De acordo com uma realização preferida, o processo compreende ainda uma etapa (c) de cristalização do produto isolado obtido na etapa (b).
[00115] Essa etapa de cristalização pode ser útil para melhorar a pureza do produto isolado e/ou para produzir uma forma polimórfica desejada e/ou para melhorar o excesso enantiomérico do enantiômero visado e/ou para obter lotes com um tamanho específico de partícula.
[00116] A esse respeito, pode-se citar o documento WO 2004/060858 no qual as formas polimórficas dos enantiômeros do modafinil são apresentadas. Como exemplo, -(-) modafinil obtido na forma II pode ser convertido para a forma I por uma etapa de cristalização (c), sendo que as Formas I e II são tais como definidas no documento WO 2004/060858.
[00117] A cristalização pode ser realizada em solventes orgânicos, opcionalmente, em mistura com água. Solventes orgânicos apropriados são, em particular, álcoois, cetonas, ésteres, éteres, solventes clorados, solventes polares e apróticos e suas misturas, ou mistura com água.
[00118] Exemplos de álcoois compreendem metanol, etanol, propanol, álcool isopropílico, terc-butanol, 2-metil-1-butanol, álcool benzílico.
[00119] Entre os solventes clorados, pode-se mencionar o diclorometano.
[00120] Entre as cetonas, pode-se mencionar a acetona, a metiletilcetona, a 2-pentanona, a ciclohexanona.
[00121] Entre os éteres, pode-se citar o tetrahidrofurano, o dioxano.
[00122] Outros solventes apropriados podem ser facilmente determinados pelo técnico no assunto.
[00123] De modo surpreendente, descobriu-se que a presença de água no solvente de cristalização permite se obter um excesso enantiomérico e pureza melhorados. Além disso, uma etapa de cristalização que utiliza uma mistura solvente orgânico/água produz uma forma polimórfica I e permite, vantajosamente, reduzir o volume de solvente orgânico utilizado no processo.
[00124] De preferência, os solventes de cristalização são solventes alcoólicos e misturas de solventes orgânicos e água, de preferência, misturas de solventes orgânicos com água e, de maior preferência, solventes orgânicos misturados com até 40% de água. São particularmente preferidas misturas de solventes orgânicos com até 25% de água.
[00125] Se necessário, o produto obtido na etapa (b) pode ainda ser enriquecido enantiomericamente. Esses métodos são conhecidos no estado da técnica e incluem, em particular, cristalização preferencial.
[00126] Assim, em uma realização particular da presente invenção, o processo compreende ainda uma etapa de cristalização preferencial para melhorar o excesso enantiomérico.
[00127] Esse processo de resolução ótica por cristalização preferencial do ácido (±)-modafínico foi descrito no documento WO 2004/060858.
[00128] O enantiômero obtido pode ainda ser processado para produzir lotes com um tamanho específico de partículas. Métodos convencionais, tais como trituração, peneiramento, micronização, cominuição, separação por peso ou por densidade são conhecidos pelos técnicos no assunto. Um método apropriado para a preparação de lotes de modafinil com uma faixa de diâmetros de partículas com limites definidos é descrito, em particular, no documento WO 2004/006905.
[00129] Os enantiômeros dos compostos sulfóxidos de fórmula (I), em que Y é -C(=O)X e X é -OH ou X é OR5, podem ser convertidos em sua amida correspondente, que é um composto sulfóxido de fórmula (I) na qual X = -NH2.
[00130] Os enantiômeros do ácido modafínico ou seu éster obtidos pelo processo acima podem ser ainda convertidos em suas amidas correspondentes, que são enantiômeros modafínicos.
[00131] Assim, de acordo com uma realização particular, ésteres dos enantiômeros do ácido modafínico podem ser convertidos nos enantiômeros do modafinil correspondentes por uma reação de amidação, em particular, com amônia.
[00132] Por conseguinte, o ácido modafínico pode ser convertido no modafinil por:- esterificação da função ácido carboxílico por qualquer método apropriado tal como, por exemplo, por reação com um alquil-álcool inferior, na presença de dimetilsulfato. O éster correspondente obtido pode ser transformado por:- amidação do éster resultante por qualquer método apropriado, em particular, na presença de amônia.
[00133] Esses métodos foram descritos, em particular, pela patente US 4.927.855.
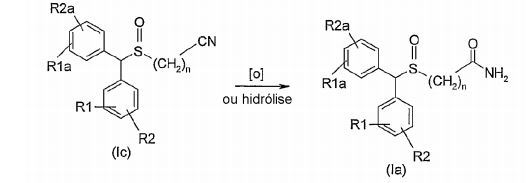
[00134] De acordo com outra realização particular, os enantiômeros dos compostos sulfóxidos de fórmula (I), em que Y é CN podem ser convertidos em sua amida correspondente, que é um composto sulfóxido de fórmula (I) em que Y é C(=O)X, sendo que X é NH2.
[00135] Essa conversão pode ser realizada por qualquer método apropriado conhecido no estado da técnica. Exemplos desses métodos apropriados são, em particular, a oxidação ou hidrólise do grupo nitrila, por exemplo, por transferência catalítica de fase com peróxidos ou por hidrólise básica ou ácida com uma base ou ácido inorgânicos apropriados em condições experimentais moderadas.
[00136] Assim, o enantiômero desejado do modafinil pode ser preparado a partir dos enantiômeros difenilmetilsulfinilacetonitrila, por exemplo, por oxidação com peróxido de hidrogênio na presença de hidrogenossulfato de tetrabutilamônio em condições alcalinas ou também por hidrólise direta básica ou ácida.
[00137] De acordo com outra realização, o método de acordo com a presente invenção utiliza um sulfeto de fórmula (I), em que Y = C(=O)X, sendo que X é NHOH, que pode ser preparado segundo qualquer método apropriado conhecido no estado da técnica e, em particular, pelo método divulgado no documento US 4.098.824.
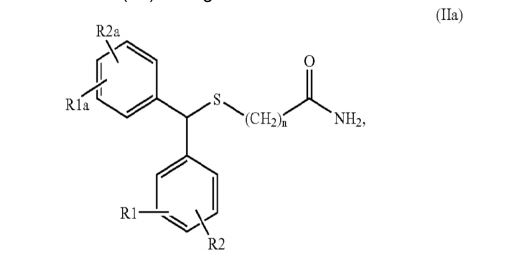
[00138] De acordo com outra realização, o método de acordo com a presente invenção utiliza um sulfeto de fórmula (IIa) em que Y é C(=O)X e X é NH2.
PREPARAÇÃO DOS SULFETOS DE FÓRMULA (II)
[00139] Os sulfetos de fórmula (II) podem ser preparados por qualquer método apropriado conhecido no estado da técnica.
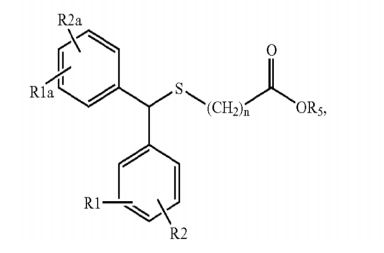
[00140] A título de exemplo, os sulfetos de fórmula (IIa) podem ser preparados a partir do sulfeto correspondente de fórmula (IIb) em que Y é C(=O)X e X é OR5.
[00141] O sulfeto de fórmula (IIb) pode ser preparado a partir de um benzidrol substituído apropriado:
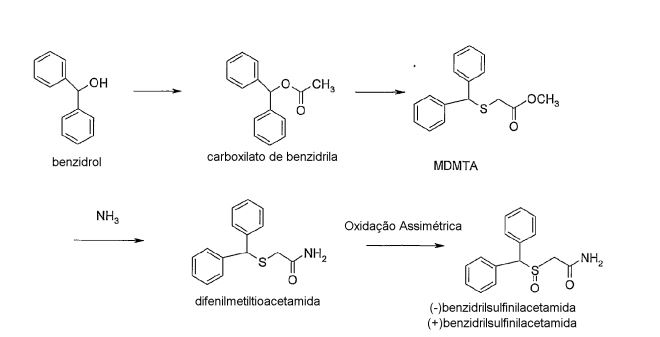
[00142] De acordo com uma realização preferida, o sulfeto de fórmula (IIa) é o sulfeto em que R1, R1a, R2 e R2a são H, n é 1, denominado difenilmetiltioacetamida, que pode ser preparado a partir do éster de sulfeto de fórmula (IIb), em que R5 é alquila, de preferência alquil-(C1-C4), em particular metila, denominado metildifenilmetiltioacetato (MDMTA).
[00143] Esse éster de sulfeto de fórmula (IIb) e, em particular MDMTA, pode ser preparado a partir do benzidrol.
[00144] Em uma realização particular, o MDMTA é preparado de acordo com o método que compreende as etapas de:(a1) conversão do benzidrol em carboxilato de benzidrila, e(b1) conversão do carboxilato de benzidrila em MDMTA.
[00145] Essas etapas (a1) e (b1) podem ser efetuadas por qualquer método apropriado, de preferência, as etapas (a1) e (b1) são realizadas de acordo com o método descrito no documento WO 2004/063149.
[00146] A título de exemplo, os enantiômeros do modafinil podem ser preparados de acordo com as seguintes etapas reacionais:
[00147] Podem ser utilizadas outras vias para preparar adifenilmetiltioacetamida.
[00148] A título de exemplo, a difenilmetiltioacetamida, também denominada benzidriltioacetamida, pode ser preparada a partir do benzidrol de acordo com um processo que compreende:
[00149] fazer reagir o benzidrol com um ácido apropriado e tiouréia para formar um sal S-benzidriltiourônio;
[00150] fazer reagir o sal S-benzidriltiourônio com uma base apropriada para formar benzidriltiol;
[00151] fazer reagir o benzidriltiol com cloroacetamida para forma 2- (benzidriltio)-acetamida.
[00152] O processo é ilustrado pelo Esquema 1.
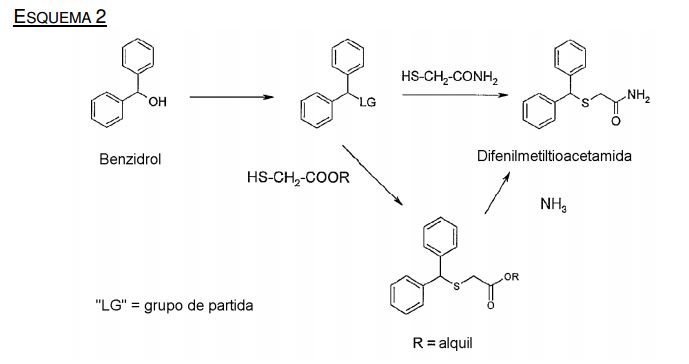
[00153] Como alternativa, a difenilmetiltioacetamida pode ser preparada pelo processo que compreende as etapas de:- converter o grupo hidroxila do benzidrol em um grupo de partida:- converter o produto obtido:- diretamente em difenilmetiltioacetamida, ou-em difenilmetiltioacetato de alquila e então em difenilmetiltioacetamida.
[00154] Esse método é ilustrado pelo Esquema 2:
[00155] A expressão “grupo de saída” abrange qualquer grupo que possa ser removido facilmente por um reagente nucleófilo. Os grupos de saída podem ser selecionados a partir de um grupo que consiste em halogênios, tais como radicais cloro- e bromo-, ou grupos sulfonila, tais como radicais metanossulfonila ou para- toluenossulfonila, ou radicais acetato.
[00156] A primeira etapa desse processo pode ser realizada por quaisquer métodos conhecidos pelo técnico no assunto.
[00157] A título de exemplo, o grupo hidroxila de benzidrol pode ser convertido em radicais cloro- ou bromo- por reação do benzidrol com cloreto de tionila ou brometo de tionila.
[00158] A título de exemplo, o grupo hidroxila de benzidrol pode ser convertido em um grupo metanossulfato ou em um grupo para-toluenossulfonato por reação do benzidrol respectivamente com cloreto de para-toluenossulfonila.
[00159] A título de exemplo, o grupo hidroxila de benzidrol pode ser convertido em um radical acetato fazendo-se reagir o benzidrol com cloreto de acetila ou anidrido acético.
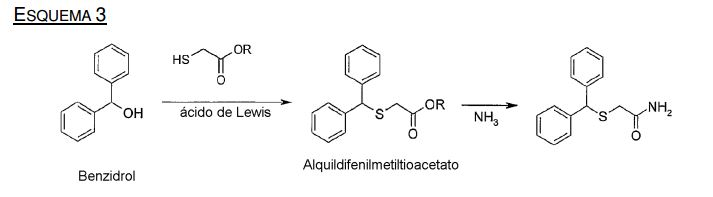
[00160] Como outra alternativa, a difenilmetiltioacetamida pode ser preparada por um processo que compreende as etapas de:- fazer reagir o benzidrol com alquiltioglicolato na presença de um ácido de Lewis, e- fazer reagir o alquildifenilmetiltioacetato obtido com amônia, como ilustra o Esquema 3.
[00161] De preferência, o ácido de Lewis é selecionado entre ZnCl2, ZnBr2, Znl2.
[00162] A difenilmetiltioacetamida pode também ser preparada a partir de benzidriltiol.
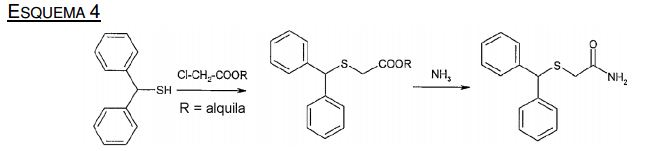
[00163] Nesse caso, a difenilmetiltioacetamida é preparada por um processo que compreende as etapas de:- fazer reagir o benzidriltiol com alquilcloroacetato, e- fazer reagir o alquildifenilmetiltioacetato com amônia.
[00164] O processo é ilustrado pelo Esquema 4:
[00165] Outra possibilidade consiste em se preparar a difenilmetiltioacetamida por um processo que compreende as etapas de:- fazer reagir o benzidriltiol com cloroacetonitrila, e- oxidar ou hidrolisar a difenilmetiltioacetonitrila em difenilmetiltioacetamida.
[00166] Esse processo é ilustrado pelo Esquema 5.
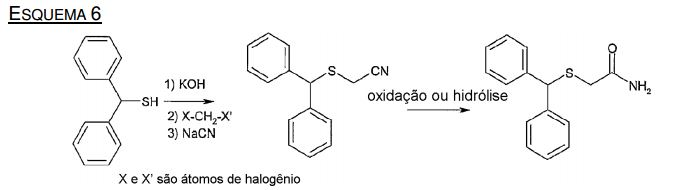
[00167] De acordo com outro processo, a difenilmetiltioacetamida pode ser preparada pelo processo que compreende as etapas de:- fazer reagir o benzidriltiol com uma base, tal como hidróxido de potássio;- fazer reagir o produto obtido com um halogeneto de metileno;- fazer reagir o produto obtido com um sal de cianeto;- oxidar ou hidrolisar a difenilmetiltioacetonitrila obtida em difenilmetiltioacetamida.
[00168] Essa via é ilustrada pelo Esquema 6.
[00169] Finalmente, a difenilmetiltioacetamida pode ser preparada a partir de um ácido difenilmetiltioacético pelo processo que compreende:- fazer reagir o ácido difenilmetiltioacético com um agente halogenante, tal como cloreto de tionila ou um agente ativador ácido carboxílico, e- fazer reagir o produto obtido com NH3.
[00170] Essa via é ilustrada pelo Esquema 7.
[00171] Finalmente, o ácido difenilmetiltioacético pode ser preparado, particularmente, de acordo com a via dos Esquemas 1 a 6.
[00172] A presente invenção é ilustrada com mais detalhes através dos exemplos dados a seguir.EXEMPLOSDETERMINAÇÃO DO EXCESSO ENANTIOMÉRICO NOS EXEMPLOS E EXEMPLOSCOMPARATIVOS
[00173] O valor do excesso enantiomérico em cada exemplo dado acima dá uma indicação das quantidades relativas de cada enantiômero obtido. o valor é definido como a diferença entre as porcentagens relativas para dois enantiômeros.
[00174] A composição enantiomérica do sulfóxido obtido foi determinada por cromatografia Líquida de Alta performance (HpLc), nas seguintes condições: coluna: AGp (150 x 4,0 mm; 5 μ m)Temperatura do forno: 40°cEluente: acetato de sódio + 0,5% n-butanolFluxo: 0,9 ml/minComprimento de onda: DAD X = 230 nm.como exemplo:- Tempo de retenção para a (-)-2-[(difenil)-metilsulfinil]-acetamida: 6,5 min.- Tempo de retenção para a (+)-2-[(difenil)-metilsulfinil]-acetamida: 8,3 min.ou,Coluna: chiralpak As (250 x 4,6 mm)Temperatura do forno: 40°CEluente: isopropanol / etanol 85/15Fluxo: 0,45 ml/min Comprimento de onda: 222 nm.Como exemplo:- Tempo de retenção para a (-)-2-[(difenil)-metilsulfinil]-acetamida: 27,2 min.- Tempo de retenção para a (+)-2-[(difenil)-metilsulfinil]-acetamida: 14,6 min.DETERMINAÇÃO DA PUREZA NOS EXEMPLOS E NOS EXEMPLOS COMPARATIVOS
[00175] O valor da pureza em cada exemplo é definido com a razão da quantidade de enantiômeros obtida após cada filtração em relação à quantidade total dos produtos presentes. As impurezas estudadas mensuradas foram principalmente o composto parente inalterado (sulfeto proquiral) e a sulfona resultante de uma superoxidação no forno durante o processo, degradação potencial dos produtos, intermediários da síntese do sulfeto proquiral.
[00176] A pureza do sulfóxido obtido foi determinada por Cromatografia Líquida de Alta performance (HpLC) nas seguintes condições:Coluna: Zorbax Rx C8 (150 x 4,6 mm; 5 μm) ou Zorbax Eclipse xDB C8 (150 x 4,6 mm; 5 μ m);Temperatura do forno: 25°CEluente: acetato de nitrila + 0,1% ácido trifluoroacéticocom um gradiente de 90% A a 100% B em 20 minutosFluxo: 1 ml/minComprimento de onda: DAD X = 230 nm (coluna Zorbax RX C8) 220 nm (coluna Zorbax Eclipse xDB C8) Como exemplo- Tempo de retenção para a 2-[(difenil)-metilsulfinil]-acetamida: 8,8 min.- Tempo de retenção para a 2-[(difenil)-metiltio]-acetamida: 11,8 min.- Tempo de retenção para a 2-[(difenil)-metilsulfonil]-acetamida: 10,5 min.EXEMPLOS 1 A 16SÍNTESE ASSIMÉTRICA DA (-)-2-(DIFENILMETIL)-SULFINILACETAMIDAPROCEDIMENTO GERAL PARA OS EXEMPLOS 1 A 16
[00177] Difenilmetiltioacetamida (7,70 g; 0,03 mol; 1,0 eq.) foi dissolvida no solvente (77 mL; 10 vol.). Foram adicionados à solução (s,s)-(-)-dietil-tartarato (1,23 g; 0,006 mol; 0,2 eq.) e tetraisopropóxido de titânio (IV) (0,85 g; 0,88 mL; 0,003 mol; 0,1 eq.) e água (27 μ L menos a soma da água presente nos reagentes e solvente já introduzidos; 0,0015 mol; 0,05 eq.) a 55°C. Nessas condições, o complexo de titânio quiral resultante possui a estequiometria (DET/Ti(OiPr)4/H2O : 2/1/0,5) e corresponde a 0,1 eq. em relação à difenilmetiltioacetamida. A agitação foi mantida a 55°C durante 50 minutos.
[00178] Depois de resfriar à temperatura ambiente (25°C), foram adicionados à mistura: diisopropiletilamina (0,39 g; 0,52 mL; 0,003 mol; 0,1 eq.) e hidroperóxido de cumeno (4,55 g; 5,0 mL; 0,03 mol; 1,0 eq.).
[00179] Depois de ter sido deixado em contato por cerca de uma hora, o precipitado formado foi isolado por filtração.
[00180] Todos os experimentos a seguir foram realizados de acordo com as condições do procedimento geral, modificando os parâmetros tal como indicado nas tabelas 1-17.EXEMPLO 1INFLUÊNCIA DA RAZÃO DO COMPLEXO QUIRAL DE TITÂNIO EM RELAÇÃO À DIFENILMETILTIOACETAMIDA SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
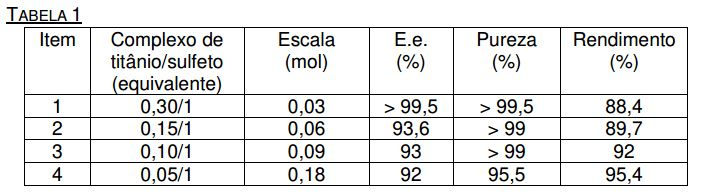
[00181] Neste experimento, a razão do complexo quiral de titânio em relação à difenilmetiltioacetamida sofreu uma variação de 0,05 a 0,3 equivalente, e a estequiometria do complexo de titânio quiral DET/Ti(o-iPr)4/água: 2/1/0,4 foi mantida constante, sendo que todos os outros parâmetros são tais como definidos no procedimento geral acima. os experimentos foram realizados em tolueno.
E.e. = excesso enantiomérico
[00182] Nos experimentos 1 a 4, a enantiosseletividade foi igual ou superior a 92%, e aumentou até mais de 99,5 com a quantidade de complexo ligante quiral de titânio envolvida na mistura reacional. A pureza foi superior a 99%, com exceção da razão mais baixa de complexo ligante quiral de titânio / difenilmetiltioacetamida. Os rendimentos foram iguais ou superiores a 88,4%.EXEMPLO 2INFLUÊNCIA DA QUANTIDADE DE ÁGUA SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
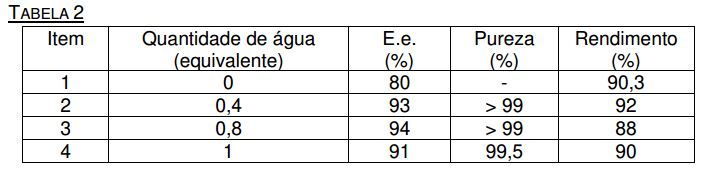
[00183] Neste experimento, a quantidade de água foi variada com relação ao tetraisopropóxido de titânio de 0 a 1 equivalente, e os outros parâmetros foram definidos no procedimento geral acima. Em particular, a razão do complexo ligante quiral de titânio foi mantida em 0,1 equivalente em relação à difenilmetiltioacetamida. os experimentos foram realizados em tolueno.
E.e. = excesso enantiomérico; - = Não determinado
[00184] os resultados acima mostram que a quantidade de água teve um efeito sobre a enantiosseletividade da reação. Assim, a melhor enantiosseletividade foi obtida com uma quantidade de água utilizada compreendida entre 0,4-0,8 equivalente. inversamente, a enantiosseletividade cai significativamente na ausência de água. obteve-se uma pureza superior ou igual a 99% e rendimentos elevados (88 a 92%).EXEMPLO 3INFLUÊNCIA DA NATUREZA DO SOLVENTE SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
[00185] conforme indicado na tabela 3, os experimentos foram realizados em vários solventes, e as condições gerais foram as mesmas que no procedimento geral acima.
[00186] Em todos os experimentos, o sulfóxido de amida foi obtido com uma enantiosseletividade elevada (E.e. igual ou superior a 99%) bem como com uma pureza elevada (pureza igual ou superior a 98,8%), exceto quando o cloreto de metileno é utilizado como solvente. Nessa condição experimental, a enantiosseletividade foi ligeiramente mais baixa, permanecendo, porém, igual a 98%.EXEMPLO 4INFLUÊNCIA DA NATUREZA DA BASE SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DAOXIDAÇÃO ASSIMÉTRICA
[00187] As bases N,N-diisopropiletilamina e trietilamina foram comparadas em relação à enantiosseletividade, a pureza e o rendimento foram obtidos tanto notolueno quanto no acetato de etila como solvente. os outros parâmetros foram mantidos tais como definidos no procedimento geral.
E.e. = excesso enantiomérico
[00188] Foram obtidos enantiosseletividades e rendimentos elevados conforme indica a tabela 4.
[00189] No acetato de etila, obtiveram-se enantiosseletividades elevadas (> 99%) e rendimentos baixos (73,5-79,2%) com trietilamina e diisopropiletilamina. Inversamente, na presença de diisopropiletilamina e trietilamina, observaram-se enantiosseletividades inferiores (93 a 94%), mas rendimentos mais elevados (em torno de 90,3 a 92%) no tolueno.
[00190] O nível de pureza foi semelhante em ambos os solventes (superior a 99% ou 99,5%) quando as duas bases foram adicionadas ao meio reacional.EXEMPLO 5INFLUÊNCIA DA QUANTIDADE DE BASE SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
[00191] A razão da base foi variada de 0 a 0,2 equivalente em relação à difenilmetiltioacetamida
E.e. = excesso enantiomérico
[00192] Na ausência de base, a taxa de reação foi lenta e a enantiosseletividade foi baixa (faixa de 66 a 74%).
[00193] A taxa de reação foi aumentada com a adição de uma base à mistura reacional. A enantiosseletividade foi muito elevada quando 0,1 equivalente de trietilamina foi adicionada à mistura reacional e acetato de etila foi utilizado como solvente. Pode-se observar que a enantiosseletividade diminuiu ligeiramente quando a quantidade de base utilizada foi aumentada para 0,2 equivalente.
[00194] A quantidade de base tem apenas um pequeno efeito sobre a pureza que permaneceu sempre superior a 99%.
[00195] Além disso, o tempo de contato entre o catalisador e a base foi um fator que aumentou a enantiosseletividade. um tempo de contato de pelo menos 3 minutos entre o catalisador e a base aumentou o excesso enantiomérico em cerca de 5%. Como exemplo de excesso enantiomérico aumentado de 94,1% (nenhum tempo de contato) para 99,5% (tempo de contato de 3 minutos).EXEMPLO 6INFLUÊNCIA DA TEMPERATURA DE FORMAÇÃO DO COMPLEXO LIGANTE QUIRAL DE TITÂNIO SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
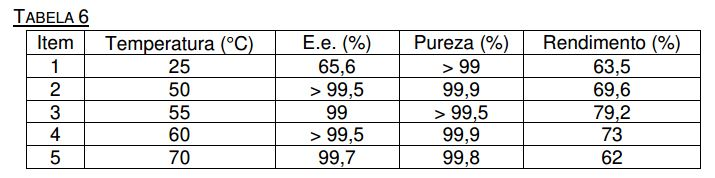
[00196] O complexo ligante quiral de titânio DET/Ti/H2O (2/1/0,5) foi preparado a uma temperatura selecionada na faixa de 25°C a 70°C de acordo com o procedimento descrito acima, e o solvente utilizado nos experimentos foi o acetato de etila. A enantiosseletividade e a pureza obtida foram comparadas.
E.e. = excesso enantiomérico
[00197] A preparação do complexo ligante quiral de titânio a 25°C durante 50 minutos resulta em uma enantiosseletividade mais baixa. À temperatura elevada de 50°C-70°C, obtém-se uma forma enantiomérica altamente enriquecida (99 a > 99,5%) e altamente pura (> 99,5 a 99,9%) do sulfóxido.EXEMPLO 7INFLUÊNCIA DO TEMPO DE FORMAÇÃO DO COMPLEXO LIGANTE QUIRAL DE T ITÂNIO SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
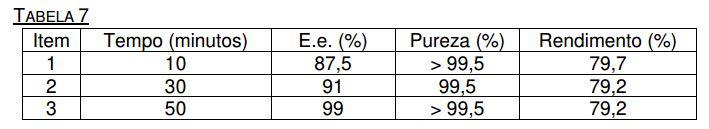
[00198] o tempo de formação do complexo ligante quiral de titânio foi variado de 10 minutos a 50 minutos no acetato de etila como solvente, e os outros parâmetros foram conforme definidos no procedimento geral acima.
E.e. = excesso enantiomérico
[00199] Um tempo de formação de 50 minutos é necessário e suficiente para se obter uma enantiosseletividade praticamente superior a 99% bem como uma pureza superior ou igual a 99,5%.
[00200] Tal como indicado na tabela 8 que mostra os resultados dos experimentos realizados a 25°C, foi necessário um tempo de reação de pelo menos 24 horas para formar o complexo ligante quiral de titânio e para se obter uma melhorenantiosseletividade.
E.e. = excesso enantioméricoEXEMPLO 8INFLUÊNCIA DA TEMPERATURA DA REAÇÃO DE OXIDAÇÃO SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
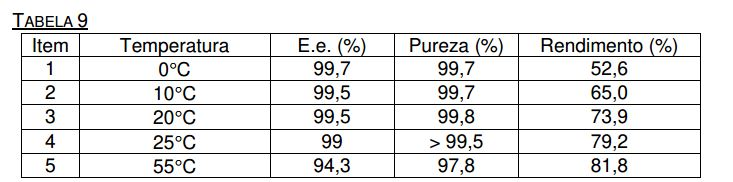
[00201] A etapa de oxidação, que corresponde à introdução do agente oxidante, foi realizada a uma temperatura selecionada de 0°c a 55°c em acetato de etila como solvente, e os outros parâmetros são tais como definidos no procedimento geral acima.
E.e. = excesso enantiomérico
[00202] Todas as condições experimentais levam a excessos enantioméricos elevados e a purezas elevadas, na faixa de 94,3 a 99,7% e na faixa de 97,8 a 99,7%, respectivamente.
[00203] À temperatura de 55°C, o excesso enantiomérico diminui ligeiramenteem cerca de 5%, de 99,5% para 94,3%. O sulfóxido foi produzido com rendimento mais elevado (81,8%) mas com uma pureza ligeiramente inferior (97,8%).EXEMPLO 9INFLUÊNCIA DO T EMPO DE ADIÇÃO DO AGENTE OXIDANTE SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
[00204] O impacto do tempo de adição do agente oxidante sobre a enantiosseletividade da reação foi testado. Assim, o hidroperóxido de cumeno (cuooH) foi adicionado durante 5 ou 40 minutos (neste ensaio, o oxidante foi diluído em acetato de etila), os outros parâmetros são tais como definidos no procedimento geral acima e a reação é realizada em acetato de etila.
E.e. = excesso enantiomérico; *cuooH foi diluído em acetato de etila.
[00205] o tempo de adição do agente oxidante não tem uma influência significativa sobre a enantiosseletividade ou a pureza.EXEMPLO 10INFLUÊNCIA DA NATUREZA DO LIGANTE QUIRAL SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
[00206] A tabela 11 indica os ligantes quirais e os solventes testados, e os outros parâmetros são tais como definidos no procedimento geral acima
[00207] E.e. = excesso enantiomérico; DET = tartarato de dietila; DiT = tartarato de diisopropila
[00208] Nas condições experimentais selecionadas, uma enantiosseletividade igual a 92,5% ou na faixa de 98 a > 99,5% e uma pureza na faixa de 99,2 a > 99,5% foi obtida com o uso de dietiltartarato ou diisopropil tartarato como ligantes quirais. EXEMPLO 11 INFLUÊNCIA DA ORDEM E DA TEMPERATURA DE INTRODUÇÃO DOS REAGENTES SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
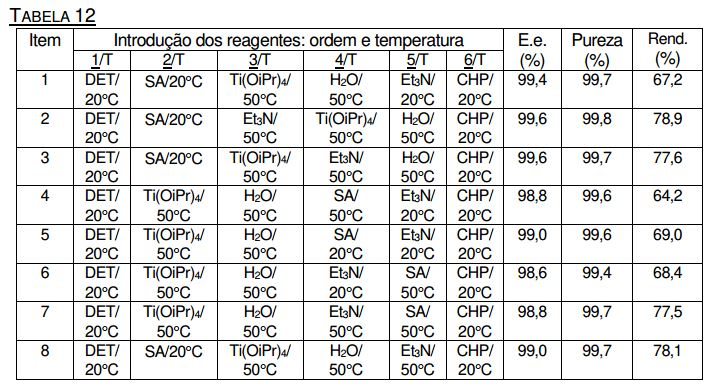
[00209] Os experimentos a seguir foram realizados em acetato de etila. As quantidades utilizadas são tais como definidas no protocolo geral acima.
E.e. = excesso enantiomérico; DET = (S,S)-(-)tartarato de dietila; Ti(oiPr)4 =titaniotetraisopropóxido; SA = sulfeto de amida; Et3N = trietilamina; CHP = hidroperóxido de cumeno.
[00210] A ordem de introdução dos reagentes e a temperatura influenciam apenas ligeiramente a enantiosseletividade (faixa de 98,6 a 99,6%) e a pureza (faixa de 99,4 a 99,8%) da oxidação assimétrica do sulfeto de amida estudada, desde que a trietilamina seja adicionada antes do oxidante.EXEMPLO 12INFLUÊNCIA DO TEMPO DE CONTATO DO OXIDANTE NA MISTURA REACIONAL SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
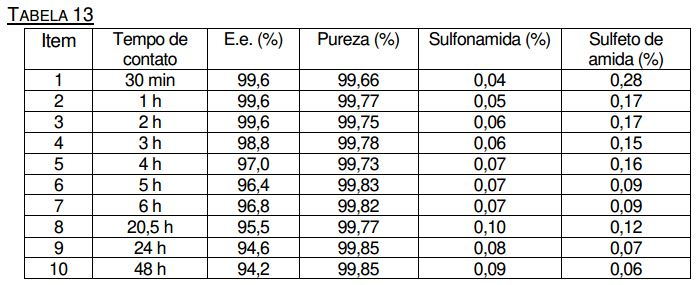
[00211] o experimento foi realizado de acordo com o procedimento geral no acetato de etila como solvente. O tempo de contato entre o oxidante e a mistura reacional foi estudado à temperatura ambiente.
E.e. = excesso enantiomérico
[00212] O rendimento global da reação foi 76,8%. O tempo de contato entre o oxidante e os outros reagentes influencia pouco a enantiosseletividade da reação que fica ligeiramente diminuída com o tempo embora permaneça aceitável (> 94%).
[00213] A pureza permanece elevada (aumentando de 99,66% para 99,85%) com o tempo. Os níveis de sulfonamida aumentaram ligeiramente de 0,04 a 0,1% durante um período de 48 horas, ao passo que o sulfeto de amida diminui de 0,28% para 0,1% com o tempo. As melhores razões da enantiosseletividade sobre a pureza foram obtidas no período de 3 horas após a introdução do oxidante na mistura reacional.EXEMPLO 13INFLUÊNCIA DA QUANTIDADE DE OXIDANTE SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
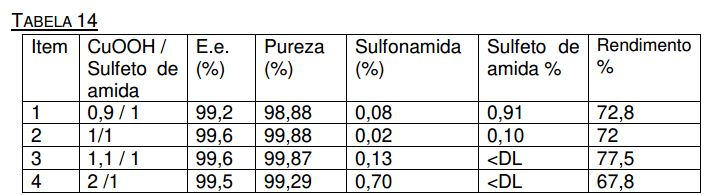
[00214] No procedimento experimental geral definido acima, a quantidade de oxidante variou entre 0,9 e 2 equivalentes em relação à quantidade de sulfeto de amida correspondente a 1 equivalente. o solvente utilizado foi o acetato de etila.
[00215] E.e. = excesso enantiomérico; CuOOH = hidroperóxido de cumeno; DL = limite de detecção.
[00216] Os resultados indicados na tabela 14 mostraram que a enantiosseletividade da reação foi elevada, sendo igual ou superior a 99,2%. A pureza também foi elevada sendo, em particular, igual a 99,87% quando 1 e 1,1 equivalentes do oxidante em relação ao sulfeto de amida (1 equivalente) foram adicionados à mistura reacional. Para 1 equivalente de oxidante, a porcentagem de sulfona detectada foi tão baixa quanto 0,02%. A quantidade do sulfeto ficou abaixo do limite de detecção para 1,1 a 2 equivalentes de oxidante.EXEMPLO 14INFLUÊNCIA DA QUANTIDADE DE LIGANTE QUIRAL SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
[00217] No protocolo experimental geral definido acima, a quantidade de ligante quiral [(s,s)-(-)tartarato de dietila] variou entre 1 e 2 equivalentes em relação à quantidade de isopropóxido de titânio correspondente a 1 equivalente no complexo de ligante quiral de titânio. o solvente utilizado foi o acetato de etila.
E.e. = excesso enantiomérico; DET = [(S,S)-tartarato de dietila]; Ti = isopropóxido de titânio; - = não determinado.
[00218] uma enantiosseletividade próxima de 95% ou superior a 99% e uma pureza superior a 99% foram obtidas para uma estequiometria de complexo ligante quiral de titânio na faixa de 1,5/1/0,5 - 2/1/0,5. EXEMPLO 15REPRODUTIBILIDADE DA REAÇÃO DE OXIDAÇÃO ASSIMÉTRICA
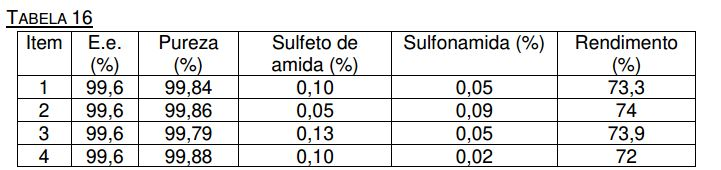
[00219] A reprodutibilidade da reação de oxidação assimétrica da difenilmetiltioacetamida tal como definida pelo protocolo geral acima foi avaliada repetidamente em quatro experimentos separados com o acetato de etila utilizado como solvente.
E.e. = excesso enantiomérico
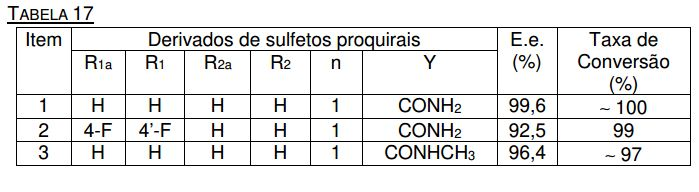
[00220] Como mostra a tabela 16, a reprodutibilidade dos resultados é alta. Constatou-se repetidamente que a enantiosseletividade era superior ou igual a 99,6% e que a pureza era superior ou igual a 99,8%. os níveis de impureza foram muito baixos com apenas níveis mensuráveis da sulfonamida na faixa de 0,02 a 0,09% e composto parental remanescente de sulfeto de amida na faixa de 0,05 a 0,13%. A pesquisa de outras impurezas como, por exemplo, o ácido ou éster de sulfeto ou seus derivados de sulfona foi infrutífera.EXEMPLO 16INFLUÊNCIA DA ESTRUTURA DOS DERIVADOS DO SULFETO PROQUIRAIS SOBRE A ENANTIOSSELETIVIDADE E A PUREZA DA OXIDAÇÃO ASSIMÉTRICA
[00221] os derivados de sulfeto proquirais foram testados nas condições experimentais tais como definidas no procedimento geral acima e com o acetato de etila como solvente.
[00222] Os resultados indicam que o protocolo pode ser aplicado a compostos, dando uma boa enantiosseletividade na ordem de 92a 99,6% na maior parte dos casos e uma boa taxa de conversão na ordem de 94 a 100% . Além disso, uma etapa de cristalização pode ser aplicada ao produto final isolado da reação a fim de aumentar a conversão enantiomérica e/ou a pureza do enantiômero desejado.EXEMPLO 17
[00223] O exemplo 17 corresponde aos exemplos comparativos 1 a 3. O procedimento geral utilizado para preparar os sulfóxidos foi descrito acima.PROCEDIMENTO GERAL
[00224] A oxidação do sulfeto de acordo com o método descrito por Kagan et al., Organic Syntheses, John Wiley and Sons INC. ed., 1993; vol. VIII, 464-467.
[00225] Adicionou-se, gota a gota, água (0,27 mL, 0,015 mol, 1,0 eq.) à temperatura ambiente (20°C) a uma solução de tartarato de dietila (DET) (6,19 g, 0,03 mol, 2,0 eq) e isopropóxido de titânio (IV) (4,26 g, 4,43 mL, 0,015 mol, 1,0 eq.) em 125 mL de cloreto de metileno anidro, sob nitrogênio. A agitação foi mantida até que a solução amarela se tornasse homogênea (30 min) e o sulfeto (0,03 mol, 2,0 eq) fosse adicionado. A solução foi resfriada a -30°C e deixada em contato por 50 minutos a -30°C. A seguir, adicionou-se hidroperóxido de cumeno (4,57 g, 5,0 mL, 0,03 mol, 2,0 eq.) e a mistura foi mantida a -25°C por 15 horas. Depois desse tempo, foram adicionados 5 mL de água e a solução foi agitada durante 1 hora e 30 minutos. o meio foi filtrado sobre clarcel e o filtrado foi tratado de acordo com o sulfóxido obtido. Por exemplo, quando o sulfóxido do ácido difenilmetiltioacético foi gerado, o composto foi extraído com 3 x 100 mL de uma solução aquosa de K2Co3 (0,6 M). As fases aquosas foram coletadas, filtradas sobre clarcel, acidificadas por adição de 150 mL de uma solução aquosa de ácido clorídrico a 4N (pH = 1). O precipitado formado foi filtrado sobre vidro sinterizado, enxaguado com água e então seco sob vácuo a 35°C.EXEMPLO COMPARATIVO 1 ENANTIOSSELETIVIDADE DA OXIDAÇÃO ASSIMÉTRICA DE SULFETOS DE FÓRMULA (II) COM n = 1 DE ACORDO COM X = -NH2, -OCH3, -OH
[00226] O procedimento geral acima para exemplos comparativos foi aplicado à difenilmetiltioacetamida, metildifenilmetiltioacetato ou ácido difenilmetiltioacético como sulfeto, e utilizando-se tanto (R,R)-DET ou (S,S-DET).
EXEMPLO COMPARATIVO 2INFLUÊNCIA DA QUANTIDADE DO AGENTE OXIDANTE SOBRE A ENANTIOSSELETIVIDADE DA OXIDAÇÃO DO ÁCIDO DIFENILMETILTIOACÉTICO
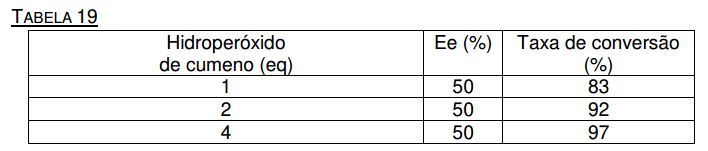
[00227] O procedimento geral acima para exemplos comparativos foi aplicado ao ácido difenilmetiltioacético variando a quantidade de hidroperóxido de cumeno de 1 a 4 equivalentes.
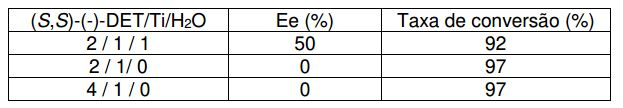
[00228] o aumento da quantidade de agente oxidante permite melhorar a taxa de conversão do sulfeto em sulfóxido mas não melhora a enantiosseletividade da reação de acordo com o procedimento de Kagan.EXEMPLO COMPARATIVO 3INFLUÊNCIA DA ESTEQUIOMETRIA DO COMPLEXO QUIRAL DE TITÂNIO SOBRE A ENANTIOSSELETIVIDADE DA OXIDAÇÃO DO ÁCIDO DIFENILMETILTIOACÉTICO
[00229] o procedimento geral acima para exemplos comparativos foi aplicado ao ácido difenilmetiltioacético variando a estequiometria do complexo quiral de titânio (S,S)-(-)-DET/Ti/H2o.TABELA 20
[00230] A água é necessária para obter uma enantiosseletividade, de acordo com o procedimento de Kagan.EXEMPLOS 18 A 24
[00231] Os exemplos 18 a 23 correspondem a exemplos de processos opcionais retrabalhados que podem ser aplicados a produtos finais cristalizados que resultam da oxidação assimétrica e isolados por filtração a fim de obter: - uma forma enantiomericamente enriquecida do enantiômero desejado, - uma forma polimórfica específica do enantiômero e/ouobter um grau elevado de pureza removendo as impurezas como, por exemplo, o sulfeto proquiral inicial e/ou a sulfona.
[00232] Tais como utilizadas a seguir, as formas I, II e IV referem-se a formas polimórficas do (-)-modafinil descritas no documento WO 2004/060858.EXEMPLO 18
[00233] Uma suspensão de (-)-modafinil enantiomericamente enriquecida (5 g; 0,018 mol) e etanol 95% (20 a 25 mL; 4 a 5 volumes) foi levada a refluxo sob agitação durante 5 minutos. A solução obtida foi primeiramente resfriada à temperatura ambiente (25°C) e depois mantida a 4°C durante 1 ou 2 horas. o sulfóxido cristalizado foi filtrado sob vácuo, lavado com etanol frio (95%) e seco sob vácuo em um forno a 40°C. os resultados estão indicados na tabela 21.
E.e. = excesso enantiomérico; -: não determinado
[00234] Como indica a tabela 21, o excesso enantiomérico foi aumento por cristalização em uma mistura de etanol /H2O (95/5). Esse tratamento leva à forma polimórfica I do (-)-modafinil.EXEMPLO 19
[00235] A cristalização do (-)-modafinil enantiomericamente enriquecido foi realizada em misturas de tetrahidrofurano/H2O (95/5) e acetona / H2O (95/5) de acordo com as condições experimentais descritas no Exemplo 18.
E.e. = excesso enantiomérico; ND: não-detectável
[00236] Os resultados relatados na tabela 22 mostram um aumento do excesso enantiomérico bem como uma diminuição do sulfeto de amida proquiral abaixo do limite de detecção. A quantidade de sulfonamida também diminuiu.EXEMPLO 20
[00237] Uma suspensão de (-)-modafinil enantiomericamente enriquecido (12,15 g; 0,044 mols) e THF (122 mL) foi lentamente aquecida sob agitação até dissolução completa e levada a seguir a refluxo. A solução foi resfriada a uma taxa controlada de -0,5°C/min a 0°C e mantida a essa temperatura por 45 minutos. o sulfóxido cristalizado foi filtrado e seco a 40°C sob vácuo. os resultados estão indicados na tabela 23. Rendimento: 77,1%.
E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%) E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%)99,2 98,50 0,25 0,28 100 99,71 0,05 0,01E.e. = excesso enantiomérico.
[00238] Nas condições experimentais descritas acima, a etapa de cristalização adicionada aumentou o excesso enantiomérico e a porcentagem global de pureza, ao mesmo tempo em que diminui os níveis de sulfona formados bem como os níveis remanescentes de sulfeto de amida proquirais não-tratados. EXEMPLO 21
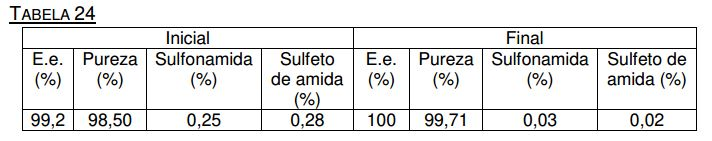
[00239] A um frasco de 250 mL que contém 180 mL de diclorometano, foi adicionado (-)-modafinil enantiomericamente enriquecido (10 g; 0,036 mol) na forma II. A mistura foi aquecida até refluxo e agitada até que fosse obtida uma solução. Condensou-se 125 mL de solvente em um aparelho de Dean-Stark. A suspensão remanescente foi resfriada à temperatura ambiente e acomodada em um banho de água-gelo durante 1 hora. O sulfóxido cristalizado foi filtrado e seco a 40°C sob vácuo.Rendimento: 84,6%.
E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%) E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%)99,2 98,50 0,25 0,28 100 99,71 0,03 0,02E.e. = excesso enantiomérico
[00240] Nas condições experimentais descritas acima, a etapa de cristalização aumentou o nível de pureza. Os níveis de sulfonamida e a sulfeto de amida proquiral diminuíram após o tratamento adicional. O sulfóxido final foi cristalizado na forma polimórfica IV.EXEMPLO 22
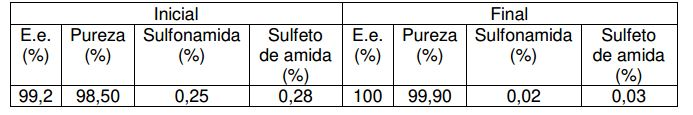
[00241] Uma suspensão de (-)-modafinil enantiomericamente enriquecido (10 g; 0,036 mol) em acetonitrila (100 mL) foi aquecida até refluxo e agitada (350 rpm) até dissolução completa. A seguir, a solução foi resfriada a 0°C a uma taxa de - 0,5°C/min e agitada (350 rpm) por cerca de 1 hora. o sulfóxido cristalizado foi filtrado e seco a 40°C sob vácuo.Rendimento: 69,3%.
E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%) E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%)99,2 98,50 0,25 0,28 100 99,90 0,02 0,03E.e. = excesso enantiomérico
[00242] A (-)-difenilmetilsulfinilacetamida foi obtida com um excesso enantiomérico de 100% e os níveis de sulfonamida e de sulfeto de amida proquiral diminuíram após o tratamento de cristalização adicional.EXEMPLO 23
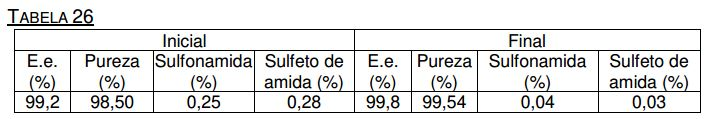
[00243] Uma suspensão de (-)-modafinil enantiomericamente enriquecido (10 g; 0,036 mol) em acetato de etila (150 mL) foi aquecida até refluxo sob agitação (350 rpm). A seguir, foi adicionado metanol (25 mL) para obter uma dissolução completa. Depois, a solução foi resfriada a 0°C a uma taxa de -0,5°C/min e agitada (350 rpm) durante 45 minutos. O sulfóxido cristalizado foi filtrado e seco a 40°C sob vácuo.Rendimento: 38%.
E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%) E.e. (%) Pureza (%) Sulfonamida (%) Sulfeto de amida (%)99,2 98,50 0,25 0,28 99,8 99,54 0,04 0,03E.e. = excesso enantiomérico
[00244] Tal como indicado na tabela 26, a etapa de cristalização na mistura de acetato de etila e de metanol diminuiu os níveis de sulfonamida e de sulfeto de amida proquiral em 84 e 89%, respectivamente.EXEMPLO 24SÍNTESE DA DIFENILMETILTIOACETAMIDA
[00245] Um reator dotado de um agitador rotatório e um tubo de introdução de gás foi carregado com metildifenilmetiltioacetato (100 g; 1 equivalente) e metanol (300 mL; 3 volumes) à temperatura ambiente. A mistura foi aquecida a 35°C. introduziu-se amônia (7 equivalentes) por 3 horas, e a mistura foi colocada em contato a 35°C durante 16 horas antes de adicionar 3 equivalentes de amônia. Quando a reação foi completada, a mistura foi resfriada a 25°C e adicionou-se água (90 ml; 0,9 volume). A mistura foi filtrada e seca sob vácuo.Rendimento: 83%
[00246] NMR 1H (CDCL3, 400MHz): δ H 7,41 (d, 4H, H arom), 7,32 (t, 4H, H arom), 7,25 (t, 2H. H arom), 6,53 (s, 1H, NH2), 6,22 (s, 1H, NH2), 5,18 (s, 1H, CH), 3,07 (s, 2H, CH2).