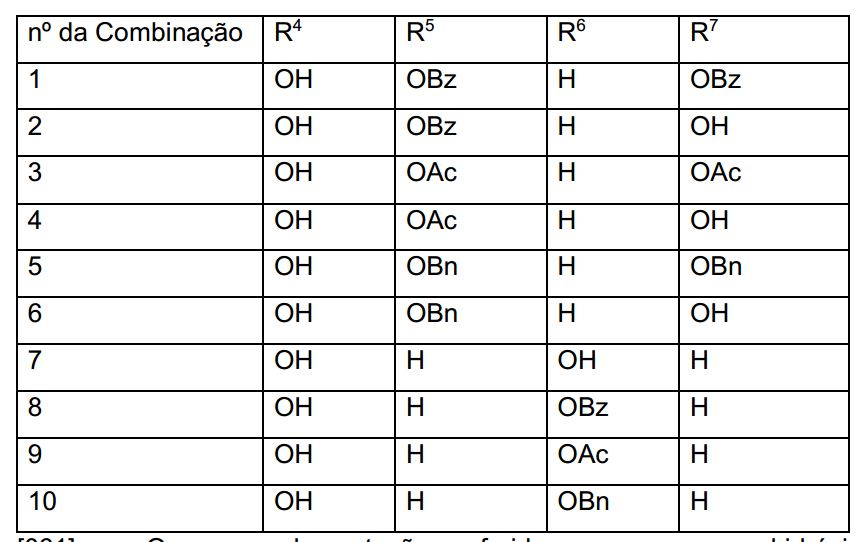
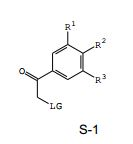
[001] A presente invenção refere-se a um método de preparação de antocianinas, e a um método de preparação de um precursor de antocianinas.
[002] As antocianinas são glicosídeos de sais de flavílio. Cada antocianina desse modo, compreende três partes do componente: o núcleo hidroxilado (a aglicona); a unidade de sacarídeo; e o contra-íon. As antocianinas são pigmentos de ocorrência natural, presentes em muitas flores e frutas e as antocianinas individuais estão comercialmentedisponíveis como os sais de cloreto, por exemplo, de Polyphenols Laboratories AS, Sandnes, Norway.
[003] Como compostos individuais, as antocianinas foram pro postas para uso como antioxidantes (por exemplo, como seqüestran- tes de radical livre) para tratamento do sistema vascular.
[004] Os usos de antocianinas na redução dos níveis de proteína C-reativa, tratando ou prevenindo diabetes tipo 2, tratando ou prevenindo problemas cardiovasculares, e reduzindo o risco de efeitos colaterais adversos de terapia de substituição de hormônio, são descritos na publicação do pedido de patente internacional n° WO 04/096240.
[005] As antocianinas têm ocorrência natural em várias frutas e legumes. As fontes particularmente adequadas para antocianinas são frutas tais como cerejas, uva-do-monte, mirtilo, cassis, groselha, uvas, oxicoco, morangos e maçãs, e legumes tal como repolho vermelho. A uva-do-monte, em particular Vaccinium myrtillus, e cassis, em particular Ribes nigrum, são especialmente adequados. As bagas de V.myrtillus contêm quinze antocianinas de monossacarídeo, isto é, as combinações de aglicona:sacarídeo de cianidina, peonidina, delfinidi- na, petunidina e malvidina com glicose, galactose e arabinose. As groselhas de R. nigrum contêm quatro antocianinas, isto é, os 3- glicosídeos e 3-rutinosídeos de cianidina e delfinidina.
[006] Os produtos contendo antocianina podem ser preparados de tais fontes naturais. A Publicação de Pedido de Patente Internacional N° WO 03/039569 descreve um método de preparação de produtos contendo antocianina. Este método pode ser aplicado aos extratos de frutas ou legumes.
[007] No lugar de obter antocianinas ou composições contendo antocianina de fontes naturais, eles podem ser preparados por métodos sintéticos. Os métodos sintéticos fornecem uma rotina alternativa para extração de fontes naturais e podem ser preferíveis para a produção de grandes quantidades de antocianinas específicas. A síntese de antocianinas pode também facilitar o processo regulador e/ou evitar os problemas de fornecimento se uma antocianina específica ou mistura desta tiverem que ser empregadas como um medicamento. Desse modo, uma rotina sintética pode permitir maior controle da pureza ou composição exata de um produto farmaceuticamente ativo potencial.
[008] As rotinas sintéticas conhecidas para íons de flavílio podem envolver o acoplamento entre si de duas metades, as então chamadas porções "Orientais" e "Ocidentais" da molécula (veja, por exemplo, D. D. Pratt, R. Robinson, J. Chem. Soc. 1923, 745; T. J. Nolan, D. D. Pratt, R. Robinson, J. Chem. Soc. 1926, 1968; S. Murakami, R. Robinson, J. Chem. Soc. 1932, 1537; W. Bradley, R. Robinson, J. Chem. Soc. 1932, 1541; L. Reichel, H. W. Doering, Justus Liebigs Ann. Chem, 1957, 606, 137; A. R. Katrizky, P. Czerney, J. R. Levell, W. Du, Eur. J. Org. Chem. 1998, 2623; C. Michaelidis, R. Wizinger, Helv. Chim. Acta 1951, 34, 1761; K. Kokkinos, R. Wizinger, Helv. Chim. Acta 1973, 56, 983; K. Kokkinos, R. Wizinger, Helv. Chim. Acta 1973, 56, 985; K. Kokkinos, R. Wizinger, Helv. Chim. Acta 1973, 56, 987; F. Herstein, S. Von Kostanecki, Ber. Dtsch. Chem. Ges. 1899, 32, 318; A. Roque, C. Lodeiro, F. Pina, M. Maestri, R. Ballardini, V. Balzani, Eur,. J. Org. Chem. 2002, 2699; e R. A. McCelland, G. H. McGall, J. Org. Chem. 1982, 47, 3730; O. Dangles, A. El Hajji, Helv. Chim. Acta 1994, 77, 1595).
[009] As porções "Orientais" e "Ocidentais" de antocianinas são termos na técnica para a substância química orgânica sintética.
[010] Por exemplo, as antocianinas podem ser preparadas pelo seguinte método geral como ilustrado no Esquema 1 de acordo com o trabalho pioneiro de Sr. Robert Robinson (a primeira síntese total de cloreto de cianidina 3-O-β- glicopiranosídeo como reportado em S. Murakami, A. Robertson, R. Robinson, J. Chem. Soc. 1931, 2665 e a primeira síntese total de cloreto de 3-O -β-glicopiranosideo de delfinidina, como reportado em T. M. Reynolds, R. Robinson, J. Chem. Soc. 1934, 1039. A primeira antocianina a ser sintetizada por síntese total foi cloreto de 3-O-β-glicopiranosideo de pelargonidina (A. Robertson, R. Robinson, J. Chem. Soc. 1928, 1460). Para o melhor conhecimento do inventor, a última síntese total de antocianinas foi reportada por O. Dangles, A. El Hajji, Helv. Chim. Acta 1994, 77, 1595).
[011] Entretanto, os métodos conhecidos para preparar as anto- cianinas resultam em rendimentos ruins. Robinson usou a reação de Koenigs-Knorr para preparar intermediários "Orientais". Esta reação requer o uso de condições extremamente secas, resulta em baixos rendimentos, e não é facilmente adaptável para uso em uma grande escala. Uma tentativa pelo inventor da presente invenção para sintetizar um intermediário "Oriental" similar àquele preparado por Robinson procedeu em somente 8% de rendimento (). Isto envolveu o acoplamento de 2-hidróxi-3',4'-difenilmetilenodioxiaceto-fenona com brometo de 2,3,4,6-tetra-O-acetil-α-D-glicopiranosila.
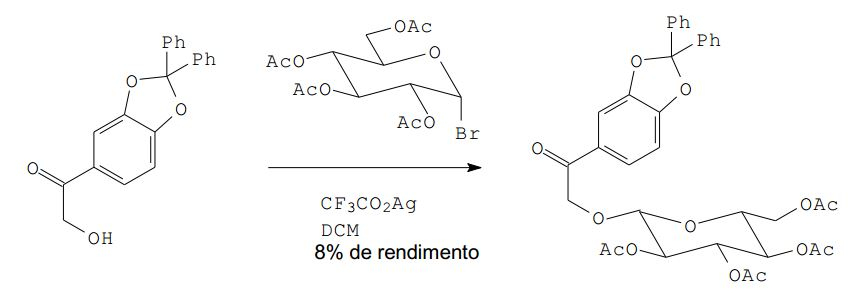
[012] Outros métodos conhecidos para preparar antocianinas so frem de desvantagens diferentes. Por exemplo, a redução de Clem- mensen de rutina para produzir a antocianina correspondente, cloreto de 3-rutinose de cianidina (ceracianina), requer o uso de amálgama de zinco tóxico (M. Elhabiri, P. Figueiredo, A. Fougerousse, R. Brouillard, Tetrahedron, Lett., 1995, 36, 4611).
[013] Há portanto ainda uma necessidade de rotinas sintéticas alternativas para antocianinas, em particular, uma rotina que permite a preparação de antocianinas particulares em um rendimento elevado e em uma grande escala. A presente invenção fornece um método melhorado de preparação de um intermediário "semi-Oriental" principal, desse modo fornecendo uma síntese melhorada de antocianinas.
[014] De um primeiro aspecto, a presente invenção fornece um método para preparar uma porção Oriental de uma antocianina, com-preendendo:
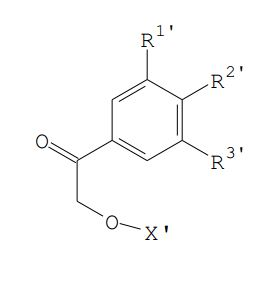
[015] reagir um material de partida de cetona α-funcionalizada da fórmula geral S-1:
[016] em que LG é um grupo e saída ;
[017] R1é H, OMe ou OPG;
[018] R2é OPG ;
[019] e R3é H, OMe ou OPG; e
[020] cada PG independentemente significa um grupo de prote ção;
[021] (ao longo desta especificação PG significa um grupo de proteção e desse modo OPG significa um grupo hidróxi protegido; onde PG estiver presente em partes diferentes de um composto ele po-de,porém não necessariamente, significar o mesmo grupo de proteção; e dois grupos OPG adjacentes podem opcionalmente ser considerados formar uma porção cíclica);
[022] com um ânion de açúcar da fórmula geral: XO-
[023] em que XO-é um ânion formado por remoção de um próton de um átomo de oxigênio anomérico de um açúcar, qualquer outro grupo hidróxi do açúcar sendo protegido por grupos de proteção adequados; e
[024] opcionalmente remover alguns ou todos os grupos de pro teção ;
[025] para produzir um intermediário semi-Oriental da fórmula geral E-1:
[026] em que R1, R2', R3' e X'são cada independentemente iguais a R1, R2, R3 e X, respectivamente, ou são seus análogos desprotegidos.
[027] A partir de um segundo aspecto, a presente invenção for nece um método para preparar uma antocianina, compreendendo o método acima descrito para preparação de uma porção Oriental de uma antocianina seguido por:
[028] opcionalmente, no evento que quaisquer dentre R1', R2', R3' ou X' sejam os análogos desprotegidos R1, R2, R3 ou X respectivamente, reprotegendo um ou mais dentre R1', R2', R3' e X'; e em seguida
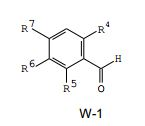
[029] reagir o intermediário semi-Oriental da fórmula geral E-1 ou seu derivado reprotegido, com um intermediário semi-Ocidental da fórmula geral W-1:
W-1
[030] em que ou R4é OH, R5é OPG, R6é H, e R7é OH ou OPG;
[031] ou R4é OH, R5é H, R6é OH ou OPG, e R7é H;
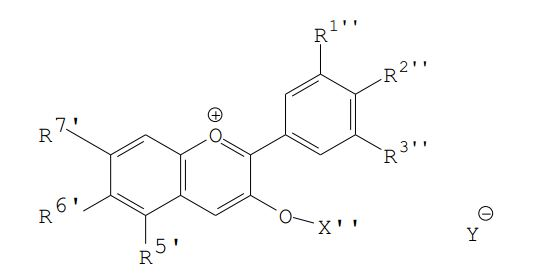
[032] desse modo acoplar os intermediários E-1 e W-1, e opcio nalmente remover um, vários ou todos os grupos de proteção, para fornecer um produto de antocianina da fórmula geral P-1,
[033] em que R1", R2", R3", X", R5', R6' e R7'são cada indepen dentemente iguais a R1', R2', R3', X, R5', R6' e R7' respectivamente, ou são seus análogos desprotegidos; e
[034] Y-é um contra-íon, preferivelmente um contra-íon fisiologi- camente aceitável.
[035] Acredita-se que alguns dos compostos das fórmulas P-1 e S-1 sejam modernos. Tais compostos formam um aspecto adicional da invenção.
[036] Os compostos de antocianina onde nenhum dos grupos hi- dróxi é protegido ou derivado, exibem propriedades desejáveis. Entre-tanto, a etapa de desproteção final é opcional uma vez que as antoci- aninas protegidas podem por elas mesmas ser útil. Opcionalmente, as etapas subseqüentes podem ser realizadas, por exemplo, para substituir os grupos de proteção que foram perdidos e/ou para trocar os grupos. Por exemplo, o grupo hidróxi em P-1 pode ser subseqüentemente derivado para grupos farmacologicamente aceitáveis que podem ser facilmente removidos ex vivo ou no corpo. Em alguns casos, pode ser vantajoso remover ou mudar os grupos de proteção, por exemplo, por razões de estabilidade ou toxicidade ou caso contrário. Em particular, os compostos nos quais um, vários ou todos os grupos hidróxi são de-rivados para os grupos acetila podem exibir propriedades desejáveis. Entretanto, os grupos acetila podem ser empregados como grupos de proteção no escopo do método da presente invenção, independente se eles estão presentes no produto P-1 ou qualquer produto subseqüen- te.
[037] As definições de R1", R2", R3", R5', R6' e R7'são tais que os produtos de antocianina da fórmula geral P-1 incluem os compostos que compreendem os núcleos de aglicona de antocianinas de ocorrência natural e seus derivados. Entretanto, os compostos P-1 podem estar antocianinas de ocorrência natural ou antocianinas de ocorrência não-natural ("antinatural"). As definições de R1", R2", R3", R5', R6' e R7' para os núcleos de algumas antocianinas de ocorrência natural são como segue:
[038] As definições de R1, R2, R3, R1', R2', R3', R5', R6' e R7'são preferivelmente tais que as antocianinas de cianidina ou delfinidina ou os seus derivado possam ser preparados pelo método da presente in-venção.
[039] A presente invenção permite a produção de antocianinas por um método conveniente e em rendimento elevado, devido ao método novo e vantajoso para preparar os intermediários semi-Orientais da fórmula geral E-1.
[040] Este método fornece compostos da fórmula E-1 e P-1 em rendimentos elevados e por uma rotina conveniente e moderada que evita problemas de toxicidade associados com os métodos conhecidos.É surpreendente que rendimentos elevados de compostos da fórmula E-1 sejam obtidos, devido à presença de dois centros eletrofí- licos no material de partida α-funcionalizado S-1.
[041] O acoplamento de um composto da fórmula geral S-1 com um ânion de açúcar da fórmula geral XO- de acordo com a presente invenção é uma reação de glicosilação. Em geral, as reações de glico- silação podem resultar na formação de uma mistura de ambos anôme- ros α e β ou pode permitir acesso a somente um anômero com respeitoà ligação de açúcar. Entretanto, uma vantagem adicional da etapa de glicosilação da presente invenção, comparada à maioria dos outros métodos de glicosilação, é que ela pode ser controlada para resultar na formação do anômero ou α ou β.
[042] No composto da fórmula S-1, qualquer grupo de saída ade quado LG pode ser empregado. O grupo de saída LG é preferivelmente bromo, iodo, tosilato, brosilato, triflato, mesilato, ou amônio quarter- nário (por exemplo, NR3+, onde cada R é independentemente H ou alquila C1-10), mais preferivelmente bromo ou iodo, mais preferivelmente iodo. O grupo e saída é escolhido por sua reatividade e compatibilidade, e a reação trabalha particularmente bem quando bromo ou iodo é empregado.
[043] A porção de açúcar XO- pode ser um mono -, oligo- ou po- lissacarídeo. Os exemplos de monossacarídeos adequados incluem glicose, galactose e arabinose. Um exemplo de um dissacarídeo ade-quadoé rutinose (isto é, 6-ramnosil-glicose). Os monossacarídeos, tal como glicose, são preferidos, devido à atividade e perfil de captação das antocianinas resultantes. Os monossacarídeos são também geralmente mais fáceis de trabalhar. Durante o método da presente invenção, todos os grupos hidróxi na porção de açúcar deveriam carregar grupos de proteção para evitar reações colaterais indesejadas. Qualquer outro grupo funcional na porção de açúcar também pode requererproteção adequada. A presente invenção abrange o uso de ambos enantiômeros D e L do açúcar, porém o uso do enantiômeros de ocorrência natural é preferido. Os açúcares particularmente preferidos incluem D-glicose, D-galactose, D-arabinose e 6-L-ramnosil-D- glicose.
[044] O ânion de açúcar XO- pode estar presente como um sal com qualquer cátion adequado que não previne o ataque nucleofílico de XO- no material de partida de cetona α-funcionalizada da fórmula geral S-1. O sal pode ser preparado por reação do açúcar XOH correspondente com uma base, por exemplo, um reagente de hidreto. Os cátions adequados incluem cátions dos metais do Grupo I, tal como Na+, em cujo caso a reação do açúcar XOH com hidreto de sódio é um modo conveniente de obter o ânion desejado. O hidreto de sódio é vantajoso porque é econômico e facilmente disponível. Outros cátions adequados incluem, porém não estão limitados a, potássio e lítio.
[045] A preparação da porção XO-in situ (isto é, na presença da cetona funcionalizada α S-1) reduz uma possibilidade de reações cola-teraisnão desejadas.
[046] A presente invenção permite a preparação de ambos este- reoisômeros α β com respeito à ligação de açúcar. As antocianinas de ocorrência natural geralmente têm uma ligação β-(equatorial), e a pre-paração de estereoisômeros (β) equatorialmente ligados empregando o método da invenção é preferido. A preparação do ânion XO-empregando-se uma base forte tal como hidreto de sódio resulta no intermediário Oriental que tem a mesma configuração como o precursor de XOH (isto é, o produto cinético é formado). Desse modo é necessário usar um estereoisômero β de um precursor de XOH e preparar o ânion de XO- empregando-se uma base forte tal como hidreto de sódio in situ, para fornecer o estereoisômero β de intermediário E-1. O uso do anômeroa do precursor de XOH com uma base forte levará a formação do intermediário E-1 ligadoα.
[047] O uso de uma base mais fraca para gerar o ânion XO- ten derá a levar a uma mistura dos nômeros α e β sendo formados. Se o ânion XO-é permitido equilibrar, então o anômero termodinâmico (ge-ralmente o anômero α) predominará.
[048] O uso de um composto da fórmula S-1 que é um eletrófilo potente favorece o produto cinético. O uso de um eletrófilo pobre resulta em tempos de reação mais longos, promovendo a abertura de anel do açúcar e favorecendo a formação do produto termodinâmico. Desse modo, o produto cinético é obtido nos rendimentos mais elevados (re-lativo ao produto termodinâmico) empregando-se uma base forte como hidreto de sódio e um eletrófilo potente tal como um composto de iodo (isto é, compostos da fórmula S-1 em que LG significa I).
[049] Y- pode ser qualquer contra-íon adequado, preferivelmente um contra-íon fisiologicamente aceitável tal como cloreto, ascorbato, sulfato, fosfato, succinato, fumarato, malato, maleato ou citrato. Prefe-rivelmente o contra-íon é um ânion de ácido de fruta, em particular um citrato, desde que estes tenham benefícios de paladar notáveis. Os íons de cloreto também são preferidos. Os procedimentos conhecidos para acoplar os intermediários Orientais e Ocidentais incluem o uso de um ácido para inter alia extinguir a reação e/ou remover os grupos de proteção, e um ácido apropriado pode ser escolhido de forma que o contra-íon desejado esteja incorporado no produto. Opcionalmente, a troca de ânion pode ser realizada se desejado.
[050] Os métodos para acoplar os intermediários semi-Orientais, tal como E-1, com intermediários semi-Ocidentais, tal como W-1, são conhecidos na técnica, e estão descritos em, por exemplo, A. Robertson, R. Robinson, J. Chem. Soc. 1928, 1460; S. Murakami, A. Robertson, R. Robertson, J. Chem. Soc. 1931, 2665; A. Leon, A. Robertson, R. Robinson, T. R. Seshadri, J. Chem,. Soc. 1931, 2670; L. F. Levy, T. Posternack, R. Robinson, J. Chem. Soc. 1931, 2701; L. F. Levy, R. Robinson, J. Chem. Soc. 1931, 2715; K. E. Grove, R. Robinson, J. Chem. Soc. 1931, 2722; E. L. Fonseka, R. Robinson, J. Chem. Soc. 1931, 2730; A. Leon, R. Robinson, J. Chem. Soc. 1931, 2732; L. F. Levy, R. Robinson, J. Chem. Soc. 1931, 2738; R. Robinson, A. R. Todd, J. Chem. Soc. 1932, 2488; T. M. Reynolds, R. Robinson, J. Chem. Soc. 1934, 1039; O. Dangles, A. El Hajji, Helv. Chim. Acta 1994, 77, 1595.
[051] Como descrito acima, os grupos de proteção são emprega dos na presente invenção, em alguns dos grupos de hidróxi nos anéis Orientais e Ocidentais e na porção de açúcar. O uso de grupos de pro-teção é bem conhecido na técnica (veja, por exemplo, T. W. Greene e P. G. M. Wuts, Protective Groups in Organic Synthesis, 3a Edição, John Wiley & Sons). A pessoa versada estará ciente de grupos particulares disponíveis para proteger grupos hidróxi e outros grupos funcionais, e as condições sob as quais a proteção e desproteção podem ocorrer. Qualquer grupo de proteção adequado pode ser empregado no processo da invenção. Quaisquer tais grupos de proteção deveriam permanecer nos grupos hidróxi durante pelo menos parte da primeira etapa do processo (preparação de intermediário Oriental), de forma que o ataque nucleofílico do oxiânion de açúcar (XO-) sobre a cetona α-funcionalizada possa ocorrer sem muitas reações colaterais indese- jadas. Na medida em que os grupos de proteção empregados na primeira etapa são perdidos ou são inadequados para a segunda etapa (acoplamento dos intermediários Orientais e Ocidentais), os grupos de proteção deveriam ser incorporados de forma que o acoplamento possa ocorrer sem muitas reações colaterais indesejadas. É evidentemente preferível empregar os mesmos grupos de proteção para ambas etapas, para minimizar a complexidade da síntese. Os grupos protegendo deveriam ser capazes de serem removidos durante ou subse- qüente a segunda etapa se desejado.
[052] Os grupos de proteção adequados para grupos hidroxila no método da invenção incluem, porém não estão limitados a grupos acila (por exemplo, acetila ou benzoíla), que pode ser facilmente removidos sob condições básicas, e grupos benzila, que podem ser removidos por hidrogenação. O uso de grupos de proteção benzila é preferido particularmente para síntese em grande escala devido à sua remoção fácil por hidrogenação. Em todos os casos, as condições para remover os grupos de proteção deveriam ser tais que o produto de antocianina P-1 não fosse indevidamente danificado.
[053] Os dióis de Vicinal podem ser protegidos pela formação de grupos cíclicos tais como acetais, cetais e ortoésteres. Os grupos cícli-cos preferidos incluem estes mostrados abaixo:
[054] em que cada R independentemente significa, por exemplo, H, alquila (por exemplo, alquila C1-C6), arila (por exemplo, fenila), ou alcóxi (por exemplo, alcóxi C1-C6). Por exemplo, proteção de dióis vici-nais como o derivado de difenilmetilenodióxi:
[055] pode ser realizado por reação do diol vicinal com diclorodi- fenilmetano, por exemplo, em refluxo de tolueno. Seguinte o acopla-mento, tais grupos de proteção podem ser removidos por reação com ácido aquoso.
[056] Porque os métodos de acoplamento de intermediários Oci dentais e Orientais normalmente envolvem uma etapa de reação ácida, os grupos de proteção que não são lábeis em ácido, ou que são somente ligeiramente lábeis em ácido, podem ser preferidos. Por exemplo, alguns grupos de proteção de acetato podem ser perdidos durante o acoplamento devido à sua labilidade ao ácido considerando que os ésteres de benzoíla são mais resistentes à hidrólise ácida. Não obstante, os grupos de proteção lábeis ao ácido podem ser empregados. Por exemplo, como é exemplificado abaixo, alguns dos grupos hidróxi no intermediário semi-Ocidental e o açúcar podem ser convertidos em grupos acetato, e os grupos hidróxi na porção Oriental podem ser convertidos para um grupo difenilmetilenodióxi. Os grupos de proteção podem ser então simplesmente hidrolisados durante ou seguinte o acoplamento dos intermediários semi-Orientais e semi-Ocidentais para liberar os grupos hidróxi livres.
[057] R2' ou R2" preferivelmente significam um grupo hidróxi ou um grupo que é hidrolisado sob condições básicas para liberar um grupo hidróxi. O inventor descobriu que isto realça a estabilidade do produto de antocianina P-1 e evita as reações colaterais sob condições básicas. R2' ou R2" podem, por exemplo, significar OH ou OCOCH3.
[058] É vantajoso proteger o diol vicinal no anel aromático da me tade Oriental da antocianina (isto é, os substituintes R2 e R3) conver-tendo-se este diol vicinal para um grupo difenilmetilenodióxi. Este grupo de proteção tem um nível apropriado de estabilidade ácida para resistiràs condições de reação enquanto sendo removível sob condições moderadas.
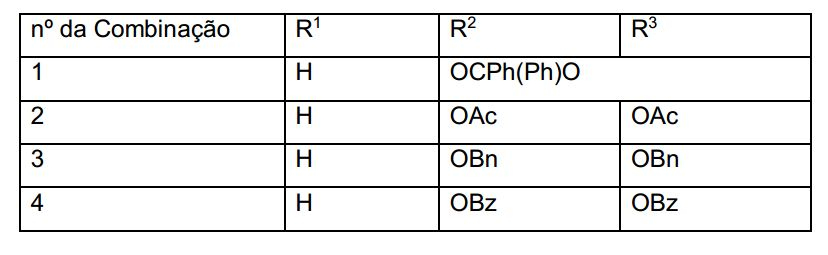
[059] As combinações preferidas de porções no material de parti da S-1 incluem as seguintes (Ac significa acetila, Bn significa benzila, e Bz significa benzoíla de acordo com as abreviações de química- orgânica normais):
[060] As combinações preferidas das porções, em intermediário Ocidental W-1 incluem as seguintes:
[061] Os grupos de proteção preferidos para os grupos hidróxi em XO- incluem acetila, benzila e benzoíla.
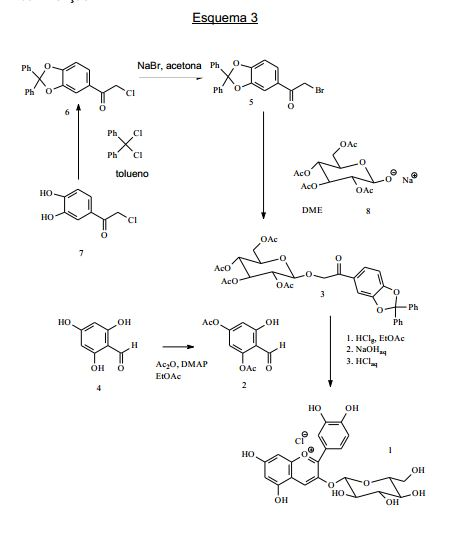
[062] As antocianinas de cianidina podem, em uma modalidade, ser preparadas pelo uso de grupos de proteção acetila na metade Oci-dental e açúcar, e o uso de proteção de difenilmetilenodióxi na metade Oriental.
[063] As antocianinas de delfinidina podem, em uma modalidade, ser preparadas pelo uso de grupos de proteção acetila na metade Oci-dental e açúcar, e o uso de proteção benzila na metade Oriental.
[064] A reação de material de partida da fórmula geral S-1 com ânion de açúcar XO- para formar o intermediário semi-Oriental da fórmula geral E-1 é realizada preferivelmente sob as seguintes condi- ções. O tempo de reação e a temperatura são tais que a reação prossiga para uma conversão elevada. Por exemplo, descobriu-se que os tempos de reação de 0 a 30 horas, preferivelmente 5 a 20 horas, e temperaturas de 0 a 50°C, mais preferivelmente 10 a 35°C, mais preferivelmente em cerca de temperatura ambiente, são adequados.
[065] Preferivelmente o material de partida da fórmula S-1 e açú car da fórmula XOH são dissolvidos em um solvente e uma base (por exemplo, um reagente de hidreto, preferivelmente hidreto de sódio) é adicionada a esta solução, preferivelmente em porções para que a re-ação prossiga de uma maneira controlada, preferivelmente sob agitação. A reação é realizada preferivelmente em um solvente razoavelmente polar, sob condições secas. Os solventes adequados incluem, por exemplo, sulfóxido de dimetila (DMSO), tetraidrofurano (THF), 1,2- dimetoxietano (DME) e diclorometano (DCM). Os solventes que são polares ou semipolares, porém que não são desprotonados na presença de uma base forte, são preferidos devido aos rendimentos mais elevados obteníveis nestes solventes. Por exemplo, cuidado deveria ser tomado se um excesso de NaH for empregado em DCM, uma vez que NaH pode causar a decomposição de DCM. Tal decomposição pode ser minimizada mantendo-se a temperatura de reação baixa (por exemplo, em temperatura ambiente ou baixa). Sob as condições de reação descritas na parte experimental, nenhuma decomposição signi- ficante de diclorometano foi observada apesar do uso de NaH em excesso.
[066] Na reação de acoplamento, descobriu-se que os compostos da fórmula S-1 na qual LG é Br ou I são os materiais de partida mais preferíveis, com os compostos I sendo particularmente preferidos. DME, THF e DCM são preferivelmente empregados como solventes quando empregando compostos Br, mais preferivelmente THF e DME, com DME sendo o solvente mais preferido. O uso de THF e DME co mo solventes resultou em rendimentos mais elevados durante a reação de acoplamento empregando os compostos Br (o uso de DCM resultou na formação de subprodutos, resultando em rendimentos mais baixos). A reatividade dos compostos I na reação de acoplamento foi constatada ser amplamente independente do solvente, embora DCM seja preferivelmente empregado por razões de custo e uma vez que ele é mais fácil de secar do que THF ou DME. Sem desejar estar ligadaà teoria, acredita-se que iodeto seja um grupo e saída melhor do que brometo, e que então um solvente altamente polar não é requerido para promover a reação de acoplamento.
[067] Os materiais de partida da fórmula geral S-1, intermediários semi-Ocidentais da fórmula geral W-1, intermediários semi-Orientais da fórmula geral E-1 e ânions de açúcar da fórmula geral XO-, estão comercialmente disponíveis ou obteníveis por métodos sintéticos or-gânicos padrão.
[068] Por exemplo, o material de partida da fórmula S-1 onde R1 é H pode ser preparado a partir da cetona de α-cloro correspondente que está comercialmente disponível. Um modo de se obter o material de partida S-1 onde R1 é hidróxi protegido começa a partir dos compostos comercialmente disponíveis com base em ácido gálico (ácido 3,4,5-triidroxibenzóico). Os compostos de XOH protegidos são comer-cialmentedisponíveis ou facilmente preparáveis, por exemplo, por reação dos compostos de XBr correspondentes com carbonato de prata (C. M. McCloskey, G. H. Coleman, Organic Syntheses, Coll. Vol. 3, 434).
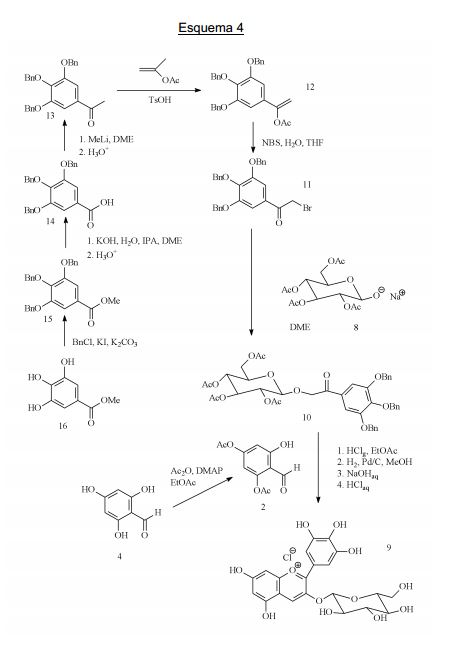
[069] De acordo com as modalidades preferidas da presente in venção, cloreto de cianidina-3-O-β-glicopiranosideo (1) e cloreto de delfinidina-3-O -β-glicopiranosideo (9) foram preparados de acordo com os seguintes esquemas de reação (Esquemas 3 e 4) e métodos experimentais. Acredita-se que os compostos (3), (5), (10) e (11) em- pregados nestes Esquemas sejam novos, e formem um outro aspecto da invenção.
[070] No Esquema 4, a desproteção para produzir o composto final (9) envolve a remoção dos grupos de proteção benzila e acetila presentes nos compostos (2) e (10). Descobriu-se que a ordem da re-moção dos grupos de proteção é importante para otimizar o rendimento do produto. A remoção dos grupos de proteção acetato pode ser realizada empregando hidróxido de sódio aquoso, enquanto os grupos benzila são desprotegidos por hidrogenação. A remoção dos grupos de proteção acetato primeiro, antes da remoção do grupo benzila, tende a levar à decomposição do produto, considerando que a remoção dos grupos benzila primeiramente seguida por tratamento com hidróxido de sódio para remover os grupos acetato, produz bons rendimentos do produto (9). É postulado que esta diferença é devido às tendências diferentes dos vários intermediários parcialmente desprotegidos envol-vidos para decompor sob condições básicas.
[071] Uma rotina sintética preferida alternativa para cloreto de cianidina-3-O-β- glicopiranosídeo (1) usa iodeto como o grupo e saída na reação de acoplamento para formar o composto (3). Neste método, o composto (6) é convertido para o iodeto correspondente (19). O io- deto (19) é instável a temperaturas mais altas, assim as condições de reação deveriam ser escolhidas para minimizar qualquer decomposição do produto. As condições de reação adequadas compreendem agitação com iodeto de sódio em acetonitrila seca à temperatura ambiente durante a noite.
[072] O composto (19) é reagido então com o composto (8) em DCM para produzir o composto (3) em rendimento significantemente mais elevado do que o acoplamento de (5) com (8). Em geral, a rotina sintética através do composto de iodo (19) é preferida devido ao ren- dimento elevado da etapa de acoplamento entre o composto (19) e o composto (8).
[073] Também é possível sintetizar o composto (1) empregando grupos de proteção benzila para os grupos OH nos compostos S-1 em vez do grupo de proteção difenilmetileno mostrado no Esquema 3. O uso de grupos de proteção benzila é particularmente preferido para síntese de grande escala devido à sua remoção fácil por hidrogenação (por exemplo, empregando gás de hidrogênio com um catalisador Pd/C).
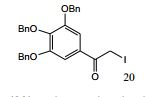
[074] Foi constatado que a síntese de cloreto de delfinidina-3-O- β-glicopiranosideo (9) pelo composto de iodo (20) também resulta em produções melhores do que empregando o composto de bromo (11) como mostrado no Esquema 4.
[075] O composto (20) pode ser sintetizado do composto (11) por troca de haleto, por exemplo, por tratamento com NaI em acetonitrila em temperatura ambiente. Como com o composto (19), as condições de reação deveriam ser escolhidas para minimizar a decomposição do iodeto de produto (20), que é instável a temperaturas elevadas. Alter-nativamente, e preferivelmente, o composto (20) pode ser sintetizado diretamente do composto (12) empregando N-iodossucinamida (NIS) em THF seco. O composto (20) é reagido então com composto (8) em DCM para formar o composto (10) em produções elevados. Descobriu- se que o rendimento total de cloreto de delfinidina-3-O-β- glicopiranosídeo (9) pode ser melhorado primeiro convertendo-se o composto (11) em composto (20), e em seguida subseqüentemente acoplando-se este composto de iodo com composto (8) para formar o composto (10), a despeito do fato que isto requer uma etapa sintética adicional. A melhora no rendimento é devido à reação de acoplamento eficiente entre o composto (20) e composto (8). Os rendimentos são melhorados também se convertendo o composto (12) diretamente em composto (20) empregando NIS.
[076] O análogo de tosilato dos compostos (11) e (20) também pode ser empregado como um intermediário no Esquema 4. Isto pode ser formado diretamente do composto (13) empregando o reagente de Koser. O tosilato pode então ser empregado na reação de acoplamento com composto (8) para formar o composto (10).
[077] As antocianinas que compreendem outros núcleos de agli- cona podem ser feitas empregando-se metodologias análogas àquelas mostradas nos Esquemas 3 e 4. Por exemplo, as antocianinas de pe- largonidina podem ser sintetizadas do material de partida comercial-mentedisponível 4-hidroxiacetofenona, as antocianinas de peonidina do material de partida comercialmente disponível 4-hidróxi-3- metoxiacetofenona e as antocianinas de malvidina do material de partida comercialmente disponível 3,5-dimetóxi-4-hidroxiacetofenona. As antocianinas de petunidina podem ser sintetizadas de uma forma pro-tegida de 3,4-diidróxi-5-metoxiacetofenona (17), que pode por si mesmo ser sintetizado do material de partida comercialmente disponível ácido 3,4,5- triidroxibenzóico (18) como mostrado abaixo (Esquema 5).
[078] Qualquer e todas as combinações das características prefe ridas referidas aqui formam parte da invenção, quer ou não tais com-binações sejam especificamente descritas.
[079] Os seguintes exemplos são ilustrações não-limitantes da invenção.
Detalhes Experimentais
[080] Os espectros de 1H-RMN de 300 MHz de ressonância magnética nuclear e espectros de 13C-RMN de 75 MHz foram registrados em um espectrômetro de 300 MHz Varian. Tetrametilsilano (TMS) foi empregado como referência interna. Os desvios químicos dos espectros de 1H-RMN são reportados a jusante em ppm de TMS. Os espectros de 13C-RMN são referenciados em ppm para deuteroclorofór- mio (δ = 76,9 ppm) ou para DMSO-d6 (δ = 39,5 ppm) ou para MeOH-d4 (δ = 49,0 ppm). As análises de cromatografia líquida de alta pres- são/desempenho (HPLC) foram realizadas em um Waters 2695 (módulo de separação) conectado com um Waters 996 (detector de disposição de fotodiodo). A coluna empregada foi Hewlett Packard, HP ODS Hypersil (4,6 x 200 mm, tamanho de partícula de 5 μm). O eluente foi água-acetonitrila. As análises de espectrometria de massa (MS) foram realizadas em um espectrômetro de Micromass Plataform LCZ empregandoionização por eletrovaporização que opera em modo positivo. A cromatografia instantânea seca foi realizada com sílica-gel (Fluka: sílica-gel 60, tamanho de partícula 0,040 - 0,063 mm (230 - 400 malha)). Vazio foi criado por um aspirador de água. A cromatografia em camada fina (TLC) foi realizada empregando placas de sílica-gel de Fluka (sílica-gel/dc-alufolien-dialomita com indicador fluorescente, prod.- n° 60778). As manchas foram detectadas por UV (extinção em À = 254 nm ou fluorescência em À = 366 nm) em um UVP-UV-gabinete e/ou manchando com MOP (molibdato do ácido fosfórico (14 g) em etanol (125 ml)) ou CER-MOP (molibdato de ácido fosfórico (5 g), sulfato de cério(IV) (2 g) e 98% de H2SO4 (16 ml) em água (180 ml)) e desenvol-vidas aquecendo-se com uma pistola de aquecimento até que as man-chasapareçam. A cromatografia em camada fina em antocianinas foi realizada em folhas de celulose (Merck, 1.05565, F celulose) empre-gando FHW (98% de ácido fórmico - 37% de HCl-água, 4:1:8) como eluente. As substâncias químicas comercialmente disponíveis foram adquiridas de Fluka, Aldrich, Acros, Merck e Lancaster. Os métodos de purificação padrão foram aplicados se necessário. A acetona seca, acetonitrila, DCM, DMSO, THF, DME e EtOAc seco foram adicional-mente adquiridos de Fluka.
[081] 2,4-Diacetóxi-6-hidroxibenzaldeído (2): 2,4,6- Triidroxibenzaldeído (4) (4,62 g, 30 mmols), anidrido acético (6,13 g, 60 mmols) e uma quantidade catalítica de N,N-dimetilaminopiridina (DMAP) em acetato de etila seco (EtOAc) (100 mL) foram refluxados durante a noite. A mistura de reação foi filtrada, a água (50 mL) foi adicionada e a fase de água extraída com EtOAc (4 x 25 mL). As fases orgânicas combinadas foram lavadas com água (2 x 25 mL) e secadas (MgSO4). O produto bruto foi recristalizado a partir de 1,2- dimetoxietano (DME) para produzir o composto titulado como cristais brancos, ponto de fusão 103 a 105oC. rendimento 4,3 g. (60%). 1H RMN (300 MHz, CDCl3): δ = 2,29 (3H, s), 2,36 (3H, s), 6,61 (1H, s), 6,63 (1H, s), 10,04 (1H, s), 11,77 (1H, s); 13C RMN (75 MHz): δ = 20,6 (CH3), 21,0 (CH3), 107,6 (CH), 108,1 (CH), 111,0 (C), 153,5 (C), 157,2 (C), 163,9 (C), 169,7 (C=O), 168,1 (C=O), 191,8 (HCO).
[082] 2-Cloro-3',4'-difenilmetilenodioxiacetofenona (6): 2- Cloro-3',4'-diidroxiace-tofenona (7) (9,33 g, 50 mmols) foi dissolvido em tolueno (125 mL), e α,α-diclorodifenilmetano (11,86 g, 50 mmols) foi adicionado. A mistura de reação foi refluxada durante 24 horas, eesfriada em temperatura ambiente lavada com água (6 x 20 mL). A fase de água foi extraída com tolueno (3 x 50 mL) e as fases orgânicas combinadas secadas (MgSO4). A filtração e evaporação do solvente deixaram um sólido amarelo que foi o produto essencialmente puro. A recristalização de uma mistura de éter de petróleo e acetato de etila produziu o composto titulado como cristais brancos, ponto de fusão 100 a 101oC. rendimento 15,7 g (89%); 1H RMN (300 MHz, CDCl3): δ = 4,55 (2H, s), 6,89 (1H, d, J = 8,7 Hz), 7,34 - 5,57 (12H, m); 13C RMN (75 MHz): δ = 45,5 (CH2), 108,1 (2 x CH), 108,2 (C), 118,4 (C), 124,9 (CH), 126,0 (2 x CH), 128,2 (4 x CH), 128,8 (C), 129,3 (4 x CH), 139,2 (2 x C), 147,8 (C), 151,8 (C), 189,0 (C=O).
[083] 2-Bromo-3',4'-difenilmetilenodioxiacetofenona (5): 2- Cloro-3',4'-difenilme-tilenodioxiacetofenona (6) (7,02 g, 20 mmols) foi dissolvido em acetona seca (150 mL) e brometo de sódio (2,26, 22 mmols) foi adicionado. A mistura de reação foi refluxada durante a noi-te.Filtração e evaporação do solvente deixaram um sólido amarelo que foi o produto essencialmente puro. A recristalização de uma mistura de éter de petróleo e acetato de etila produziu o composto titulado como cristais brancos, ponto de fusão 78 a 79oC. rendimento 7,71 g (97%); 1H RMN (300 MHz, CDCl3): δ = 4,34 (2H, s), 6,93 (1H, d), 7,34 - 7,52 (12H, m); 13C RMN (75 MHz): δ = 30,5 (CH2), 108,1 (2 x CH), 108,6 (C), 118,4 (C), 125,5 (C), 126,0 (2 x CH), 128,1 (4 x CH), 128,4 (C),129,3 (4 x CH), 139,3 (2 x C), 147,9 (C), 151,9 (C), 189,4 (C=O).
[084] 2-Iodo-3',4'-difenilmetilenodioxiacetofenona (19): 2- Cloro-3',4'-difenil-metilenodioxiacetofenona (6) (52,62 g, 0,15 mol) e iodeto de sódio (34,47 g, 0,23 mol) foram dissolvidos em acetonitrila seca (400 mL) e agitados durante a noite em temperatura ambiente. A solução foi filtrada e a acetonitrila removida sob vácuo. A água (200 mL) foi adicionada e a solução foi extraída com éter de dietila (4 x 150 mL). A fase orgânica foi secada (MgSO4) e os solventes removidos em vácuo. A recristalização de metilcicloexano proporcionou o composto titulado como cristais amarelos, ponto de fusão 105-107oC. rendimento 65,0 g (98%). 1H RMN (300 MHz, CDCl3) δ = 4,26 (s, 2H), 6,91 - 7,04 (m, 2H), 7,26 - 7,30 (m, 5H), 7,42 - 7,50 (m, 6H); 13C RMN (75 MHz, CDCl3), δ = 1,3 (CH2), 108,1 (2 x CH), 108,7 (C), 118,4 (C), 125,5 (C), 126,1 (2 x CH), 128,0 (C), 128,3 (4 x CH), 129,3 (4 x CH), 139,3 (2 x C), 147,9 (C), 151,7 (C), 191,0 (C=O). 2-(2,3,4,6-Tetra-O-acetila-β-D-glicopiranosil0xi)-3',4'- difenilmetilenodioxiacetofenona (3):
[085] Método A: 2-Bromo-3',4'-difenilmetilenodioxiacetofenona (5) (1,98 g, 5 mmols) e β-D-glicose-2,3,4,6-tetraacetato (8) (C. M. McCloskey, G. H. Coleman, Organic Synthesis, Coll. Vol. 3 434) (1,74 g, 5 mmols) foi dissolvido em DCM seco (50 mL) e hidreto de sódio (0,18 g, 7,5 mmol (0,3 g de suspensão de NaH a 60% em óleo)) foi adicionado em pequenas porções. A mistura de reação foi agitada durante a noite em temperatura ambiente. A água (50 mL) foi adicionada e a fase de água extraída com DCM (3 x 25 mL). As camadas orgânicas foram combinadas e lavadas com água (2 x 50 mL), secadas (MgSO4) e evaporadas para produzir um óleo amarelo. O produto bruto foi isolado por cromatografia instantânea seca (PE/EtOAc 6:4) (PE = éter de petróleo) para produzir 1,22 g (37%) de um óleo viscoso amarelo que lentamente solidificou em repouso. A repetição da reação empregando tetraidrofurano seco (THF) como solvente no lugar de DCM resultou em um produto de 51%. A repetição da reação empregando DME seco como solvente resultou em um produto de 63%. 1H RMN (300 MHz, CDCl3): δ = 1,90 (3H, s), 1,92 (3H, s), 1,94 (3H, s), 1,95 (3H, s), 4,01 - 4,07 (2H, m), 4,61 - 4,75 (5H, m), 5,01 - 5,10 (1H, m), 5,15 - 5,25 (1H, m), 6,80 (1H, d, J = 8,4 Hz), 7,27 - 7,48 (12H, m); 13C RMN (75 MHz): δ = 20,4 (4 x CH3), 61,5 (CH2), 68,0 (CH2), 70,1 (CH), 70,7 (CH), 71,6 (CH), 72,3 (CH), 99,9 (CH), 107,8 (2 x CH), 108,0 (C), 118,4 (C), 124,3 (CH, C), 125,9 (2 x CH), 128,1 (4 x CH), 128,2 (C), 129,2 (4 x CH), 139,2 (2 x C), 147,5 (C), 151,4 (C), 169,1 (C=O), 169,4 (C=O), 169,8 (C=O), 170,3 (C=O), 192,6 (C=O).
[086] Método B: 2-Iodo-3',4'-difenilmetilenodioxiacetofenona (19) (6,63 g, 15 mmols) e β- D-glicose-2,3,4,6-tetraacetato (8) (6,27 g, 18 mmols) foram dissolvidos em DCM seco (50 mL) e hidreto de sódio (0,72 g, 30 mmol (1,2 g de suspensão de NaH a 60% em óleo)) foi adicionado em pequenas porções. A mistura de reação foi agitada em temperatura ambiente durante a noite. O excesso de hidreto de sódio foi decomposto por adição de uma quantia adequada de água. O diclo- rometano foi removido sob vácuo. A água (100 mL) foi adicionada e a fase de água extraída com éter de dietila (4 x 75 mL). As camadas orgânicas foram combinadas e lavadas com água (2 x 50 mL), secadas (MgSO4) e evaporadas para produzir um óleo escuro. O produto bruto foi isolado por cromatografia instantânea seca (PE/EtOAc 6:4) para produzir 7,26 g (73%) de um sólido amarelo-pálido.
[087] Cloreto de 3-O-β-glicopiranosideo de cianidina (1): 2,4- Diacetóxi-6-hidroxibenzaldeído (2) (0,38 g, 1,58 mmol) e 2-(2,3,4,6- tetra-O-acetil-β-D-glicopiranosil0xi)-3',4'- difenilmetilenodioxiacetofenona (3) (1,05 g, 1,58 mmol) foram dissolvidos em EtOAc seco (75 mL) e HCl seco (g) (gerado por ação de 98% de H2SO4 em NaCl sólido) foi borbulhado pela solução durante várias horas. A reação foi agitada em temperatura ambiente durante a noite, e a mistura de reação foi de incolor para vermelho intenso após algumas horas. TLC mostrou que todos os materiais de partida foram con-sumidos, e dois produtos formados. A co-eluição com benzofenona confirmou a identidade do produto menos polar e mostrou que a des-proteção ocorreu. O EtOAc foi evaporado e o produto bruto foi dissolvido em uma quantidade pequena de MeOH acidificado. A desacetila- ção completa foi realizada por tratamento com NaOH (2 M). A solução se tornou azul-verde. Quando a hidrólise foi concluída HCl (2 M) foi adicionado até que a solução se tornasse vermelha novamente. MeOH foi evaporado, e o produto foi dissolvido em HClaq (0,1%) e extraído com EtOAc para remover a benzofenona. A camada de água foi concentrada em vácuo e o resíduo eluído com água por uma coluna Amberlite XAD-7 para remover o ácido acético formado na reação de hidrólise.A antocianina foi finalmente eluída com MeOH acidificado. A evaporação cuidadosa do solvente deixou um sólido preto vermelho que foi o produto essencialmente puro. Produto 0,73 g (95%). A molécula-alvo foi idêntica pelos critérios habituais (TLC, HPLC, MS, 1H- RMN, 13C-RMN) com uma amostra autêntica. 1H RMN (300 MHz, CD3OD, 10% de CF3 COOD): δ = 3,45-3,88 (6H, m), 5,26 (1H, d, J = 7,7 Hz), 6,58 (1H, s (amplo), 6,80 (1H, d, J = 1,8 Hz), 6,89 (1H, d, J = 8,7 Hz), 7,89 (1H, d, J = 2,3 Hz), 8,09 (1H, dd, J = 2,3 Hz, J = 8,7 Hz), 8,85 (1H, s); 13C RMN (75 MHz):, = 62,8 (CH2), 72,5 (CH), 75,3 (CH), 77,5 (CH), 78,6 (CH), 95,5 (CH), 103,7 (CH), 103,9 (CH), 113,4 (C), 116,1 (CH), 118,1 (CH), 121,3 (C), 127,5 (CH), 136,6 (CH), 145,7 (C), 147,4 (C), 155,9 (C), 158,9 (C), 159,4 (C), 163,8 (C), 170,6 (C). ESI-MS: m/z = 449 [MCl-Cl], + 1H-RMN, 13C-RMN de acordo com T. Fossen, 0. M. Andersen, D. O. 0vstedal, A. T. Pedersen, Â, Raknes, J. Food Sci. 1996, 61, 703.
3,4,5-Tribenziloxibenzoato de metila (15)
[088] Método A: 3,4,5-triidroxibenzoato de metila (16) (55,24 g, 0,3 mol), cloreto de benzila (113,93 g, 0,9 mol), carbonato de potássio seco (124,39 g, 0,9 mol) e iodeto de potássio (quantidade catalítica) foram agitados em refluxo de acetona seca (600 mL) durante 12 horas. Após o resfriamento, a acetona foi evaporada, e a solução foi dissolvida em água (250 mL). A fase de água foi extraída com éter de dietila (4 x 100 mL), a fase orgânica foi lavada com salmoura (2 x 50 mL), secada (MgSO4) e o solvente foi removido em vácuo. A recristalização de éter de petróleo e acetato de etila produziu o composto titulado como cristais brancos, ponto de fusão 102-103oC. rendimento: 121,4 g (89%). Os dados espectroscópicos foram de acordo com a literatura (J. Barbera, R. Iglesias, J. L. Serrano, T. Sierra, M. R. de la Fuente, B. Palacios, M. A. Perez-Jubindo, J. T. Vazquez, o J. É. Chem. Soc. 1998, 120, 2908).
[089] Método B: 3,4,5-triidroxibenzoato de metila (16) (55,24 g, 0,3 mol), cloreto de benzila (113,93 g, 0,9 mol), carbonato de potássio (124,39 g, 0,9 mol) e iodeto de potássio (quantidade catalítica) foram mecanicamente agitados em DMSO seco (200 mL) em temperatura ambiente durante a noite. A água (200 mL) foi adicionada e o produto bruto isolado através de filtração. A evaporação de solventes residuais em um dessecador a vácuo deixou um sólido amarelo-claro que foi o produto essencialmente puro. Produto: 128,2 g (94%).
[090] Ácido 3,4,5-tribenziloxibenzóico (14): A uma mistura de 3,4,5-tribenziloxibenzoato de metila (15) (20,60 g, 45,30 mmols) em 2- propanol (200 mL) foi adicionada uma solução de hidróxido de potássio (3,50 g, 85%, 53,00 mmols) em 2-propanol (25 mL). A mistura foi refluxada durante 1 hora, resfriada, e a água foi adicionada (250 mL). Um precipitado branco apareceu, e a mistura foi filtrada. A recristaliza- ção acetato de etila proporcionou o composto desejado como cristais brancos, ponto de fusão 194-195oC. rendimento 17,2 g (86%). 1H RMN (300 MHz, DMSO-d6): δ = 5,05 (2H, s), 5,18 (4H, s), 7,24-7,50 (17H, m), 13,4 (1H, s, amplo); 13C RMN (75 MHz): δ = 70,3, 74,3, 108,3, 126,1, 127,7, 128,0, 128,2, 128,3, 128,5, 136,9, 137,5, 141,0, 152,1, 167,0.
[091] 3,4,5-Tribenziloxiacetofenona (13): A uma solução de ácido 3,4,5-tribenziloxibenzóico (14) (11,01 g, 25,0 mmols) em DME seco (1L), metilítio (36,6 mL, 1,5 M, 55,0 mmols) foi adicionado a 0°C. A mistura foi agitada durante 1 h, em seguida água (150 mL) foi adici-onada. A mistura foi extraída com éter de dietila (2 x 250 mL), a fase orgânica lavada com salmoura (2 x 50 mL), secada (MgSO4), e os sol-ventes foram removidos em vácuo. A recristalização de éter de petróleo e acetato de etila forneceu um composto titulado como cristais brancos, ponto de fusão 116-117oC. rendimento: 10,2 g (93%) 1H RMN (300 MHz, CDCl3):δ = 2,49 (3H, s), 5,14 (6H, s), 7,23-7,48 (17H, m); 13C RMN (75 MHz):δ = 26,3, 71,3, 75,1, 108,2, 127,4, 127,8, 127,9, 128,1, 128,4, 132,3, 136,5, 137,2 (C) 142,8, 152,5, 196,7.
[092] 1-Acetóxi-1-(3',4',5'-tribenzilóxi)fenileteno (12): 3,4,5- Tribenziloxiaceto-fenona (13) (4,38 g, 10,0 mmols) e ácido p-tolueno sulfônico (quantidade catalítica) foram dissolvidos em acetato de iso- propenila (100 mL) e aquecidos até que um destilado aparecesse. O aquecimento da mistura continuou até que toda a acetona gerada na reação fosse removida. Então água (50 mL) foi adicionada. A fase or-gânica foi separada da fase de água, e a última foi extraída com éter de dietila (3 x 50 mL). As fases orgânicas combinadas foram secadas (MgSO4) e os solventes removidos em vácuo. A recristalização de uma mistura de éter de petróleo e acetato de etila proporcionou o composto desejado como cristais marrons-claros, ponto de fusão 99-100oC. ren-dimento: 4,50 g (87%); 1H RMN (300 MHz, CDCl3): δ = 2,14 (3H, s), 4,93 (1H, d, J = 2,1 Hz), 5,06 (2H, s), 5,11 (4H, s), 5,29 (1H, d, J = 2,1 Hz), 6,73 (2H, s), 7,20,7,50 (15H, m); 13C RMN (75 MHz): δ = 20,7, 71,3, 75,1, 101,7, 105,1, 127,2, 127,4, 127,7, 127,8, 127,9, 128,0, 128,4, 128,5, 129,8, 136,8, 152,7, 168,8.
[093] 2-Bromo-3',4',5'- tribenziloxiacetofenona (11): 1-Acetóxi- 1-(3',4',5'-tribenzilóxi)-fenileteno (12) (4,80 g, 10,0 mmols), N- bromossuccinimida (2,67 g, 15 mmols) e água (0,27 g, 15 mmols) foram dissolvidos em THF (100 mL) e agitados durante a noite. A água (50 mL) em seguida adicionada. A fase orgânica foi separada da fase de água, e a última foi extraída com éter de dietila (3 x 50 mL). As fa-sesorgânicas combinadas foram secadas (MgSO4) e os solventes re-movidos em vácuo. A recristalização de uma mistura de éter de petróleo e acetato de etila proporcionou o composto desejado como cristais brancos, ponto de fusão 112 - 113oC. rendimento: 4,91 g (95%). 1H RMN (300 MHz, CDCl3) δ = 4,29 (s, 2H), 5,14 (s, 2H), 5,16 (s, 4H), 7,24,7,46 (m, 17H); 13C RMN (75 MHz) δ = 30,3, 71,3, 75,1, 108,9, 127,4, 127,9, 128,0, 128,1, 128,4, 128,5, 128,9, 136,3, 137,1, 152,4, 152,6, 190,0.
2-Iodo-3',4',5'- tribenziloxiacetofenona (20)
[094] Método A: 2-Bromo-3',4',5'-tribenziloxiacetofenona (5,17 g, 10,0 mmols) (11) e iodeto de sódio (2,25 g, 15 mmols) foram dissolvidos em acetonitrila seca (50 mL) e agitados durante a noite em temperatura ambiente. A solução foi filtrada e acetonitrila removida sob vácuo. A água (30 mL) foi adicionada e a solução foi extraída com éter de dietila (4 x 25 mL). A fase orgânica foi secada (MgSO4) e os solventes removidos a vácuo. A recristalização de metilcicloexano proporcionou o composto titulado como cristais amarelos, ponto de fusão 110 - 112oC. rendimento: 3,6 g (64%). 1H RMN (300 MHz, CDCl3): δ = 4,21 (2H, s), 5,15 (6H, s), 7,22-7,48 (17H, m); 13C RMN (75 MHz): δ = 1,0, 71,3, 75,1, 109,0, 127,4, 127,9, 128,0, 128,1, 128,3, 128,4, 128,5, 136,3, 137,1, 143,4, 152,6, 191,5.
[095] Método B: 1-Acetóxi-1-(3',4',5'-tribenzilóxi)-fenileteno (12) (4,80 g, 10 mmols) e N-iodossuccinimida (2,25 g, 10 mmols) foram dissolvidos em THF seco (100 mL) e agitados durante a noite. Mais N- iodossuccinimida (2,25 g, 10 mmols) foi adicionado e a mistura de reação agitada a temperatura ambiente até que TLC mostrasse que o acetato de vinila foi consumido. O tetraidrofurano foi removido sob vácuo. A água (75 mL) foi então adicionada. A fase orgânica foi separada da fase de água, e a última foi extraída com éter de dietila (4 x 50 mL). As fases orgânicas combinadas foram secadas (MgSO4) e os solventes removidos em vácuo. A recristalização de uma mistura de éter de petróleo e acetato de etila proporcionou a combinação desejada como cristais brancos, ponto de fusão 110 - 112oC. rendimento: 5,2 g (92%).
2-(2,3,4,6-tetra-O-acetil-β-D-glicopiranosil0xi)-3',4',5'- tribenziloxiacetofenona (10):
[096] Método A: 2-Bromo-3',4',5'-tribenziloxiacetofenona (11) (2,59 g, 5 mmols) e β-D-glicose-2,3,4,6-tetraacetato (8) (1,74 g, 5 mmols) foram dissolvidos em DME seco (50 mL) e hidreto de sódio (0,18 g, 7,5 mmols) (0,3 g de suspensão de NaH a 60% em óleo) foi adicionado em porções pequenas. A mistura de reação foi permitida ser agitada durante a noite em temperatura ambiente. A água (50 mL) foi adicionada e a fase de água extraída com DCM (3 x 25 mL). As camadas orgânicas foram combinadas e lavadas com água (2 x 50mL), secadas (MgSO4) e evaporadas para produzir um óleo viscoso escuro. O produto foi isolado através de cromatografia instantânea seca (PE/EtOAc 6:4) (PE = éter de petróleo). A recristalização de uma mistura de metilcicloexano e acetato de etila proporcionou a combinação desejada como cristais brancos, ponto de fusão 156 - 158oC. rendimento: 0,51g (13%). 1H RMN (300 MHz, CDCl3): δ = 1,98 (3H, s), 2,00 (3H, s), 2,02 (3H, s), 2,06 (3H, s), 3,63 - 3,73 (2H, m), 4,08 - 4,30 (5H, m), 4,62 - 4,94 (1H, m), 5,02 - 5,34 (7H, m), 7,20 - 7,56 (17H, m); 13C RMN (75 MHz): δ = 20,5, 20,6, 61,6, 68,2, 70,5, 70,8, 71,2, 71,8, 72,4, 75,0, 100,1, 107,9, 127,4, 127,9, 128,0, 128,1, 128,4, 128,5, 129,6, 136,4, 137,1, 143,2, 152,6, 169,3, 169,5, 170,0, 170,5, 193,4.
[097] Método B: 2-Iodo-3',4',5'-tribenziloxiacetofenona (20) (5,64 g, 10 mmols) e β-D-glicose-2,3,4,6-tetraacetato (8) (4,18 g, 12 mmols) foram dissolvidos em DCM seco (50 mL) e hidreto de sódio (0,48 g, 20 mmols) (0,8 g de suspensão de NaH a 60% em óleo)) foi adicioado em porções pequenas. A mistura de reação foi permitida ser agitada du rante a noite em temperatura ambiente. Excesso de hidreto de sódio foi decomposto por adição de água em quantidade adequada. O diclo- rometano foi removido sob vácuo para simplificar a preparação. A água (100 mL) foi adicionada e a fase de água extraída com éter de dietila (4 x 75 mL). As camadas orgânicas foram combinadas e lavadas com água (2 x 50 mL), secadas (MgSO4) e evaporadas para produzir um óleo viscoso escuro. O produto ficou isolado através de cro- matografia instantânea seca (PE/EtOAc 6:4). A recristalização de uma mistura de metilcicloexano e acetato de etila proporcionou a combinação desejada como cristais brancos, ponto de fusão 156 - 158 °C. rendimento 5,1 g (65%).
[098] Cloreto de 3-O-β-glicopiranosideo de delfinidina (9): 2,4-Diacetóxi-6-hidroxibenzaldeído (2) (0,38 g, 1,58 mmol) e 2- (2,3,4,6-tetra-O-acetil-e-D-glicopiranosilóxi)-3, 4', 5'- tribenziloxiacetofenona (10) (1,24 g, 1,58 mmol) foram dissolvidos em EtOAc seco (75 mL) e HCl seco (g) (gerado por ação de H2SO4 a 98% em NaCl sólido) foi borbulhado pela solução durante várias horas. A reação foi agitada em temperatura ambiente durante a noite, e a mistura de reação ficou de incolor a vermelho intenso após algumas horas. A mistura de reação foi agitada em temperatura ambiente até que TLC mostrasse que todos os materiais de partida foram consumidos. O EtOAc foi evaporado e o rendimento bruto foi dissolvido em uma quan-tidade pequena de MeOH acidificado. Os grupos benzila foram removidos por hidrogenação (H2 1atm. 10% de Pd/C) em temperatura ambiente. O curso da reação foi monitorado por TLC. O catalisador foi removido por filtração e a mistura de reação foi mantida em MeOH acidificado sob nitrogênio. A desacetilação completa foi realizada através de tratamento com NaOH (2 M). A solução se tornou azul-verde. Quando a hidrólise foi concluída, HCl (2 M) foi adicionado até que a solução ficasse vermelha novamente. MeOH foi evaporado, e o rendi- mento foi dissolvido em HClaq (0,1%) e extraído com EtOAc para re-mover os traços de tolueno. A camada de água foi concentrada em vácuo e o resíduo eluído com água por uma coluna Amberlite XAD-7 para remover o ácido acético formado na reação de hidrólise. O rendimento (9) foi finalmente eluído com MeOH acidificado. A evaporação cuidadosa do solvente deixou um sólido preto vermelho que foi o rendimento essencialmente puro (9). Rendimento: 0,65 g (82%). A molécula alvo foi idêntica pelos critérios habituais (TLC, HPLC, MS, 1H- RMN, 13C-RMN) com uma amostra autêntica. 1H RMN (300 MHz, CD3OD, 10% de CF3COOD δ = 3,45 - 3,88 (6H, m), 5,32 (1H, d, J = 7,6 Hz), 6,61 (1H, d, J = 2,0 Hz), 6,81 (1H, d amplo, J = 2,0 Hz), 7,70 (2H, s), 8,90 (1H, s); 13C RMN (75 MHz): δ = 62,7 (CH2), 71,0 (CH), 75,1 (CH), 77,9 (CH), 79,1 (CH), 95,6 (CH), 102,8 (CH), 104,0 (CH), 112,6 (2 x CH), 113,6 (C), 121,0 (C), 136,4 (CH), 145,0 (C) 146,6 (C), 147,9 (2 x C), 158,0 (C) 159,3 (C), 164,0 (C), 170,2 (C). ESI-MS: m/z = 465 [MCl-Cl]. 1H- RMN, 13C-RMN de acordo com T. Tsuda, K. Ohshima, S. Kawakishi, T. Osawa, J. Agric. Food Chem. 1994, 42, 248.