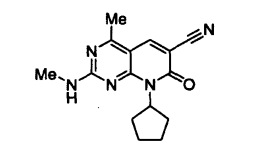
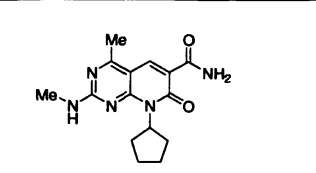
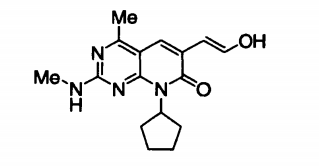
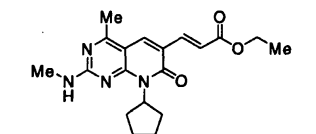
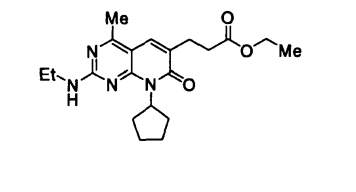
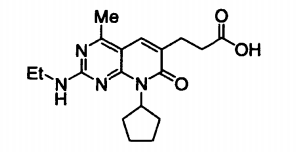
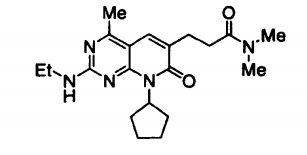
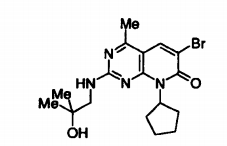
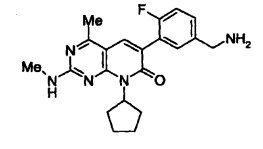
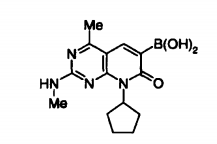
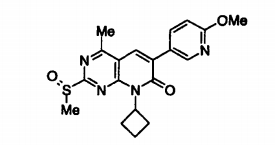
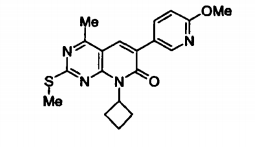
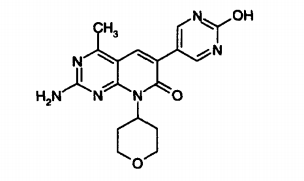
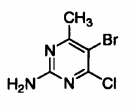
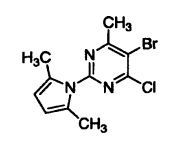
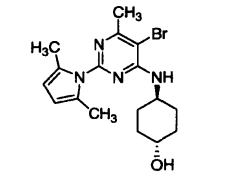
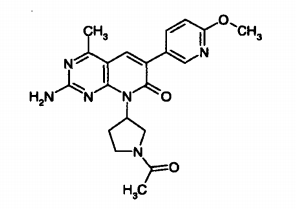
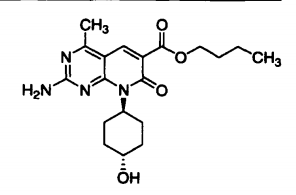
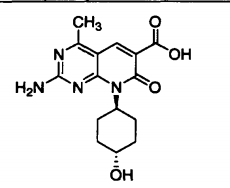
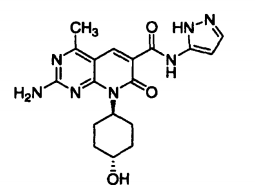
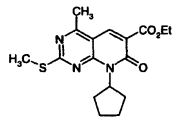
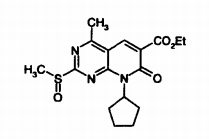
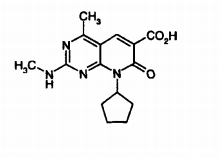
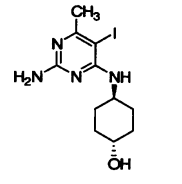
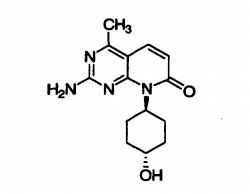
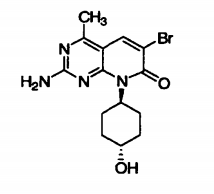
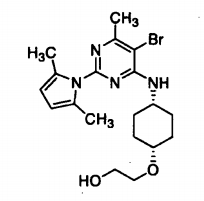
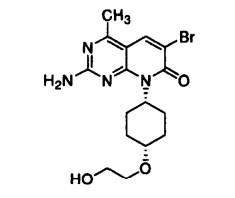
Este pedido reivindica o benefício do Pedido Provisório U.S. No. 60/845,065 deposi-tado em 15 de setembro de 2006, Pedido Provisório U. S. No. 60/947,852 depositado em 3 de julho de 2007, e Pedido Provisório No. 60/952,628 depositado em 30 de julho de 2007, os conteúdos dos quais são pelo presente incorporados para referência em suas totalidades.
Campo da Invenção
Esta invenção refere-se a novos compostos de 4-metilpiridopirimidinona, e seus sais, suas sínteses, e seu uso como moduladores ou inibidores da enzima 3-quinase alfa fosfoinositida (PI3-Ka). Os compostos da presente invenção são úteis patra modulação (por exemplo, inibição de atividade PI3-Ka e para tratar doenças ou condições mediadas por PI3- Ka, tal como por exemplo, estados de doenças associados com crescimento de célula anormal tal como câncer.
Fundamentos
3-quinase fosfoinositida (PI3-Ks) catalisam a síntese dos segundos mensageiros de fosfatidilinositol (PI) PI(3)P, PI(3,4)P2, e PI(3,4,5)P3 (PIP3). (Fruman et al., Fosfoinositide ki-nases, Annu. Rev. Biochem. 67 (1998), pp. 481-507; Knight et al., A Farmacological Map of the PI3-K Family Defines a Role for p110α in Insulin Signaling, Cell 125 (2006), pp. 733- 747.) No contexto celular apropriado, esses três lipídeos controlam diversos processos fisiológicos incluindo crescimento de célula, sobrevivência, diferenciação, e quimiotaxia. (Katso et al., Cellular function of 3-quinase fosfoinositida: implications for development, homeostasis, e cancer, Annu. Rev. Cell Dev. Biol. 17 (2001), pp. 615-675.). A família PI3- K compreende pelo menos 15 enzimas diferentes, subclassificadas por homologia estrutural com especificidades de substratos distinta, padrões de expressão, e modos de regulação. Fosfoinositide 3-kinases A principal isoforma de PI3-quinase em câncer é da Classe I PI3-Ka, consistindo em subunidades catalísticas (p110a) e adaptadoras (p85). (Stirdivant et al., Cloning e mutagenesis of the p110α subunit of human fosfoinositide 3'-hydroxykinase, Bioorg. Med. Chem. 5 (1997), pp. 65-74.)
Os fosfolipideos 3-fosforilados (PIP3S) gerados pelo ato PI3-Ks como segundos mensageiros recrutando quinases com lipídeos ligando domínios (incluindo regiões de ho-mologia plequistrina (F)), tais como Akt e quinase 1 dependente de fosfoinositida (PDK1 ). (Vivanco & Sawyers, The Fosfatidylinositol 3-Kinase- Akt Pathway In Human Cancer, Nature Reviews Cancer 2 (2002), pp. 489-501.) Ligação de Akt à membrana PIP3S causa a translo- cação de Akt para a membrana plasmática, colocando Akt em contato com PDK1, que é responsável por ativar Akt. A fosfatase supressora de tumor, PTEN, PIP3 desfosforilados e portanto age como regulador de ativação de Akt. Os PI3-Ks, Akt e PDK1 são importantes na regulação de muitos processos celulares incluindo regulação do ciclo celular, sobrevivência, proliferação, apoptose e mobilidade e são componentes significativos dos mecanismos mo-leculares de doenças tais como câncer, diabetes, e inflamação imune. Muitos componentes do percurso PI3- K/Akt/PTEN são implicados na oncogênese. Em adição à tirosina quinase receptoras de fator de crescimento, adesão de células dependentes de integrina e proteína G acopladas a receptores ativam PI3-K ambos diretamente e indiretamente através de mo- léculas adaptadoras. A perda funcional de PTEN (o gene supressor de tumor mais comu- mente mutado em câncer depois de p53), mutações oncogênicas no gene PIK3CA que codi-fica PI3-Ka, amplificação do gene PIK3CA e sobre-expressão de Akt têm sido estabelecidos malignidades, (ver, por exemplo, Samuels, et al., High frequency of mutations of the PIK3CA gene in human cancers, Science 304 (2004), p. 554; Broderick et al., Mutations in PIK3CA in anaplastic oligodendrogliomas, high-grade astrocytomas, e medulloblastomas, Cancer Re-search 64 (2004), pp. 5048-5050.)
PI3-Kα é assim um alvo atrativo para desenvolvimento de fármacos de câncer uma vez que espera-se que tais agentes inibam a proliferação superem resistência ao agentes de toxicidade em células cancerígenas. Existe uma necessidade para prover novos inibidores de PI3-Ka que são bons candidatos a fármaco. Eles devem ser biodisponíveis, serem metabolicamente estáveis e possuírem propriedades farmacocinéticas favoráveis.
Sumário
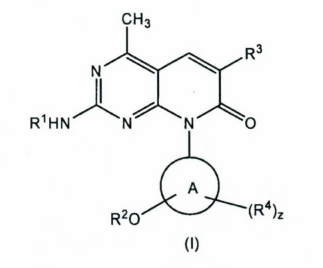
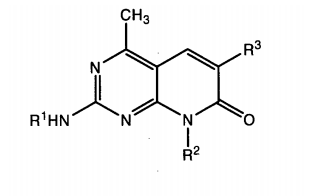
Em uma modalidade da presente invenção é um composto da fórmula (I)
ou um sal do mesmo, em que
R1 é H ou alquila (C1 a C6) opcionalmente substituída por pelo menos um grupo R5;
A é um grupo cicloalquila de 3 a 10 membros;
R2 é alquila (C1 a C6) substituída por pelo menos um grupo R6, cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9), arila (C6 a C14) , heteroarila (C2 a C9) , - NR7aR7b, ou - N=CR8aR8b em que cada uma das cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , _g arila (C6 a C14), e heteroarila (C2 a C9) é opcionalmente substituída com pelo menos um grupo R ;
R3 é alquila (C1 a C6), cicloalquila (C3 a C10), cicloheteroalquila (C2 a C9), alquenila (C2 a C8), (C2 a C8) alquinila, halogênio, ciano, -(CH2)nC(O)OR10, -(CH2)nC(O)N(R11aR11b), COR12, arila (C6 a C14) , ou heteroarila (C2 a C9) , em que a alquila (C1 a C6) , cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , alquenila (C2 a C8) , (C2 a C8) alquinila, arila (C6 a C14) e heteroarila (C2 a C9) é opcionalmente substtuída por pelo menos um grupo R ; cada R4 é independentemente -OH, halogênio, CF3, -NR11aR11b, alquila (C1 a C6) , alquenila (C1 a C6) , alquinila (C1 a C6) , alcóxi (C1 a C6) , ciano, cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , arila (C6 a C14) , (C212 a C9) heteroarila, -C(O)R - C(O)NR11aR11b, -S(O)mR12, -S(O)mNR11aR11b, -NR11aS(O)mR12 -(CH2)nC(O)OR10, - (CH2)nC(O)N(R11aR11b), -OC(O)R12, -NR11aC(O)R12 ou -NR11aC(O)N(R11aR11b) em que cada of the said alquila (C1 a C6) , alquenila (C1 a C6) , alquinila (C1 a C6) , alcóxi (C1 a C6) , cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , (C6 a C12) arila, e heteroarila (C2 a C9) é opcionalmente substituída com pelo menos um grupo R1a; cada R5 é independentemente -OH, halogênio, CF3, -NR11aR11b, alquila (C1 a C6) , alcóxi (C1 a C6) , ciano, cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , arila (C6 a C14) , heteroarila (C2 a C9) , -S(O)mR12, -S(O)mNR11aR11b, -C(O)R12 ou -C(0)NR11aR11b em que cada um dos alquila (C1 a C6) , alcóxi (C1 a C6) , cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9), arila (C6 a 014), e heteroarila (C2 a C9) é opcionalmente substituído por _ Q pelo menos um grupo R ; cada R6 é independentemente -OH, alquinila (C1 a C6) , ciano, cicloalquila (C3 a C10) , cicloheteroalquila (C2 a 09) , arila (C6 a C14) , heteroarila (02 a 09) , -C(O)R12 - C(0)NR11aR11b, -S(O)mR12, -S(0)mNR11aR11b, -NR11aS(O)mR12 -(CH2)nC(O)OR10, - (CH2)nC(O)N(R11aR11b), -OC(O)R12, -NR11aC(O)R12 oir -NR11aC(O)N(R11aR11b) em que cada uma das alquinila (01 a 06) , cicloalquila (03 a 010) , cicloheteroalquila (02 a 09) , (C6 a C12) arila, e heteroarila (02 a 09) é opcionalmente substituída por pelo menos um grupo R13;
R7a e R7b are cada um independentemente H, alquila (01 a 06), (C2 a C6)alquenila, (C2 a C6)alquinila, cicloalquila (03 a C10) , ou (C6 a Cio)arila, em que cada uma das alquila (01 a 06) , (C2 a C6)alquenila, (C2 a C6)alquinila, cicloalquila (03 a C10) , e (C6 a C10)arila é opcionalmente substituída por pelo menos um grupo R9; ou R7a e R7b podem ser tomados juntos com o átomo de nitrogênio para formar um anel de heterociclila de 5 a 8 membros, em que o anel de heterociclila tem 1 a 3 heteroátomos no anel selecionados a partir do grupo consistindo em N, O, e S e em que o anel de cicloheteroarila de 5 a 8 é opcionalmente substituído por pelo menos um grupo R9;
R8a e R8b são cada um independentemente H, alquila (C1 a C6), ou cicloalquila (C3 a C10) em que cada uma das alquila (C1 a C6), e cicloalquila (C3 a C10), é opcionalmente substituída por pelo menos um grupo R9; cada R9 é independentemente -OH, halogênio, CF3, -NR11aR11b, alquila (C1 a C6) , alquenila (C1 a C6) , alquinila (C1 a C6) , alcóxi (C1 a C6) , ciano, cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9), arila (C6 a C14), heteroarila (C2 a C9), -C(O)R12 -C(O)NR11aR11b, - S(0)mR12, -S(0)mNR11aR11b, -NR11aS(O)mR12 -(CH2)nC(O)OR10, -(CH2)nC(O)N(R11aR11b), -OC(O)R12, - NR11aC(O)R12 ou -NR11aC(O)N(R11aR11b) em que cada uma das alquila (C1 a C6) , alquenila (C1 a C6) , alquinila (C1 a C6) , alcóxi (C1 a C6) , cicloalquila (C3 a C10), cicloheteroalquila (C2 a C9) , (C6 a C12) arila, e heteroarila (C2 a C9) é opcionalmente substituído por pelo menos um grupo R13; cada R10 é independentemente H, ou alquila (C1 a C6);
R11a e R11b são cada um independentemente H, alquila (C1 a C6) , cicloheteroalquila (C2 a C9), heteroarila (C2 a C9), ou arila (C6 a C12) em que cada uma das alquila (C1 a C6), cicloheteroalquila (C2 a C9), heteroarila (C2 a C9), e arila (C6 a C12) é opcionalmente substituída por pelo menos um grupo R13; cada um de R12 é independentemente alquila (C1 a C6) , cicloalquila (C3 a C10) cicloheteroalquila (C2 a C9) , heteroarila (C2 a C9) , ou arila (C6 a C14) em que cada-uma das alquila (C1 a C6) , cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9), heteroarila (C2 a C9) , e arila (C6 a C14) é opcionalmente substituída por pelo menos um grupo R13; cada um de R13 é independentemente -OH, halogênio, CF3, alquila (C1 a C6) , alquenila (C1 a C6) , alquinila (C1 a C6) , alcóxi (C1 a C6) , ciano, cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , arila (C6 a C14) , heteroarila (C2 a C9) , amino, carbonila, C- amido, sulfinila, S-sulfonamido, C-carboxila, N-amido, ou N-carbamila; cada m é independentemente 1 ou 2; cada n é independentemente 0, 1 , 2, 3, ou 4; e cada z é um número inteiro independentemente selecionado a partir de 0, 1 , 2, 3, 4, 5, 6, 7, ou 8. Um aspeto desta modalidade é um composto de acordo com uma Fórmula (I), como descrito acima, em que A é selecioado do grupo consistindo em ciclobutila, ciclo- pentila, e ciclohexila.
Um aspecto adicional desta modalidade é um composto de acordo com a Fórmula (I), como descrito acima, em que R3 é arila (C6 a C14) ou heteroarila (C2 a C9) , em que a arila (C6 a C14) ou heteroarila (C2 a C9) é opcionalmente substituída por pelo menos um grupo R .
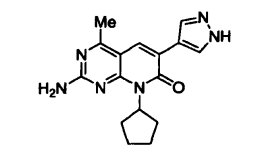
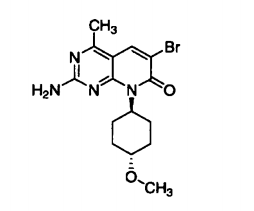
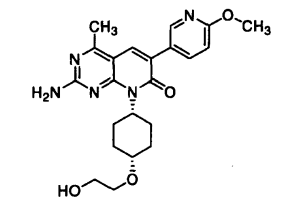
Um aspecto adicional desta modalidade é um composto da Fórmula (I), como descrito acima, que é selecionado do grupo consistindo em: 2-amino-6-(5-flúor-6-metoxipiridin- 3-il)-8-[trans-4-(2-hidroxietóxi)ciclohexil]-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8- [trans-4-(2-hidroxietóxi)ciclohexil]-6-(6-metoxipiridin-3-il)-4-metilpirido[2,3-d]pirimidin-7(8H)- ona; 2-amino- 8-[trans-4-(2-hidroxietóxi)ciclohexil]-4-metil-6-quinolin-3-ilpirido[2,3-d]pirimidin- 7(8H)-ona; 2- amino-8-[trans-4-(2-hidroxietóxi)ciclohexil]-6-(2-metoxipirimidina-5-il)-4- metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-[trans-4-(2-hidroxietóxi)ciclohexil]-4-metil-6- (1H-pirazol-4-il)pirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-6-bromo-8-[trans-4-(2- hidroxietóxi)ciclohexil]-4- metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-[cis-4-(2- hidroxietóxi)ciclohexil]-4-metil-6-(1H-pirazol-4-il)pirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8- (trans-4-{[(2S)-2,3-dihidroxipropil]0xi}ciclohexi!)-β-(6-metoxipiridin-3-il)-4-metilpirido[2,3- d]pirimidin-7(8H)-ona; 2-amino-8-[cis-4-(2-hidroxietóxi)ciclohexil]-4-metil-6-quinolin-3- ilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-6-(5-flúor-6-metoxipiridin-3-il)-8-[cis-4-(2- hidroxietóxi)ciclohexil]-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-[cis-4-(2- hidroxietóxi)ciclohexil]-6-(2-metoxipirimidin-5-il)-4- metílpirido[2,3-d]pirimidin-7(8H)-ona; 2- amino-8-[cis-4-(2-hidroxietóxi)ciclohexil]-6-(6- metoxipiridin-3-il)-4-metilpirido[2,3-d]pirimidin- 7(8H)-ona; 2-amino-6-bromo-8-[cis-4-(2-hidroxietóxi)ciclohexil]-4-metilpirido[2,3-d]pirimidin- 7(8H)-ona; 2-amino-6-[6-(dimetilamino)piridin-3-il]-8-[trans-4-(2-hidroxietóxi)ciclohexil]-4- metilpirido[2,3-d]pirimidin- 7(8H)-ona; 2-({trans-4-[2-amino-6-(5-flúor-6-metoxipiridin-3-il)-4- metil-7-oxopirido[2,3-d]pirimidin- 8(7H)-il]ciclohexil}óxi)acetamida; metil ({trans-4-[2-amino-6- (5-flúor-6-metoxipiridin-3-il)-4-metil-7-oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetato; 2-amino-8-[trans-4-(2-hidroxietóxi)ciclohexil]-4-metil-6-(1H-pirazol-3-il)pirido[2,3-d]pirimidin- 7(8H)-ona, 2-amino-8-[trans-4-(2-hidroxietóxi)ciclohexil]-4-metil-6-(1-metil-1H-pirazol-4- il)pirido[2,3-d]pirimidin-7(8H)-ona, 2-({cis-4-[2-amino-6-(6-metoxipiridin-3-il)-4-metil-7- oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2-({cis-4-[2-amino-6-(5-flúor-6- metoxipiridin-3-il)-4-metil-7- oxopirido[213-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2- ({cis-4-[2-amino-4-metil-7-oxo-6-(1H-pirazol-4-il)pirido[2,3-d]pirimidin-8(7H)- il]ciclohexil}óxi)acetamida, 2-({cis-4-[2-amino-4-metil-6-(1 -metil-1 H-pirazol-4-il)-7- oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2-({cis-4-[2-amino-6-(2- metoxipirimidin-5-il)-4-metil-7-oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2- {[cis-4-(2-amino-4-metil-7-oxo-6-quinolin-3-ilpirido[2,3-d]pirimidin- 8(7H)- il)ciclohexil]óxi}acetamida, 2-({trans-4-[2-amino-6-(6-metoxipiridin-3-il)-4-metil-7- oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2-{[trans-4-(2-amino-4-metil-7-oxo- 6-quinolin-3-ilpirido[2,3-d]pirimidin-8(7H)-il)ciclohexil]óxi}acetamida, 2-({trans-4-[2-amino-6- (2-metoxipirimidin-5-il)-4-metil-7-oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2- ({trans-4-[2-amino-4-metil-7-oxo-6-(1H-pirazol-4-il)pirido[2,3-d]pirimidin-8(7H)- il]ciclohexil}óxi)acetamida, 2-({trans-4-[2-amino-4-metil-6-(1 -metil-1 H-pirazol-4-il)-7- oxopirido[2,3-d]pirimidin-8(7H)-il]ciclohexil}óxi)acetamida, 2-amino-8-[trans-3-(2- hidroxietóxi)ciclobutil]-6-(6-metoxipiridin-3-il)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona, 2- amino-6-(5-flúor-6-metoxipiridin-3-il)-8-[trans-3-(2-hidroxietóxi)ciclobutií]-4-metílpirido[2,3- d]pirimidin-7(8H)-ona, 2-amino-8-[trans-3-(2-hidroxietóxi)ciclobutil]-6-(2-metoxipirimidin-5-il)- 4-metilpirido[2,3-d]pirimidin-7(8H)-ona, 2-({trans-3-[2-amino-6-(6-metoxipiridin-3-il)-4-metil-7- oxopirido[2,3-d]pirimidin-8(7H)-il]ciclobutil}óxi)acetamida, 2-({trans-3-[2-amino-6-(5-flúor-6- metoxipiridin-3-il)-4-metil-7-oxopirido[2,3-d]pirimidin-8(7H)-il]ciclobutil}óxi)acetamida, 2- ({trans-3-[2-amino-6-(2-metoxipirimídin-5-il)-4-metil-7-oxopirido[2,3-d]pirimidin-8(7H)- il]ciclobuti)}óxi)acetamida, ou o sal dos mesmos. Um aspecto adicional da presente invenção é um composto da Fórmula (II)

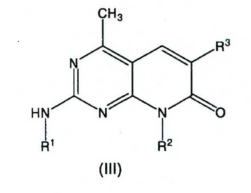
(H) ou um sal do mesmo, em que:
R1 é H ou alquila (C1 a C6) opcionalmente substituída por pelo menos um grupo R4;
R2 é alquila (C1 a C6) , alquenila (C2 a C8) , cicloalquila (C3 a C10) , cicloalquenila (C5 a C8) cicloalquenila, cicloheteroalquila (C2 a C9) , ou -(CH2)narila ^C6 a C14) , em que a alquila (C1 a C6) , alquenila (C2 a C8) , cicloalquila (C3 a C10) , cicloalquenila (C5 a C8) cicloalquenila, cicloheteroalquila (C2 a C9) , e -(CH2)narila (C6 a C14) é opcionalmente substituída por pelo menos um grupo R4;
R3 é alquila (C1 a C6) , alquenila (C2 a C8) , ciano, -(CH2)nC(O)OR5a ou - £CH2)nC(O)N(R5aR5b), em que a alquila (C1 a C6) ou alquenila (C2 a C8) é opcionalmente substituída por pelo menos um grupo R4; cada R4 é independentemente -OH, halogênio, CF3, -NR5aR5b, alquila (C1 a C6) , alcóxi (C1 a C6) , ciano, cicloalquila (C3 a C10) , --S(O)mR5a, -S(O)mNR5aR5b, -C(O)R5a ou - C(O)NR5aR5b;
R5a e R5b são cada um independentemente H, alquila (C1 a C6) , cicloheteroalquila (C2 a C9), heteroarila (C2 a C9), ou arila (C6 a C14); cada m é independentemente 1 ou 2; e cada n é independentemente 0, 1 , 2, 3, ou 4.
Um aspecto adicional desta modalidade é um composto de Fórmula (II) em que R3 é -(CH2)nC(O)N(R5aR5b).
Um aspecto adicional desta modalidade é um composto de Fórmula (II), em que R2 é selecionado do grupo consistindo em isopropila, alila,, ciclopentila, cidobutila, hidroxiciclo- hexila, hidroxiciclopentila, hidroxiciclobutila, hidroxicicloheptila, metoxietila, metoxipropila, etila, metila, ciclopropila, ciclopropilmetila, ciclopropiletila, 2-metil-2-hidroxipropila, 3-metil-3- hidroxibutila, metoxibenzila, e clorobenzinal.
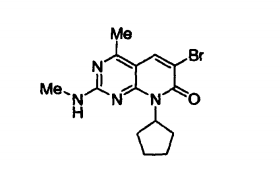
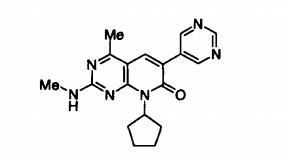
Um aspecto adicional da presente invenção é um composto de acordo com com a Fórmula (II), como descrito acima, selecionado do grupo consistindo em 2-Amino-8-(trans-4- hidroxiciclohexil)-4-metil-7-oxo-N-1H-pirazol-5-il-7,8-dihidropirido[2,3-d]pirimidina- carboxamida; 2-amino-N-(1-etil-1H-pirazol-5-il)-8-(trans-hidroxiciclohexil)-4-metil-7-oxo-7,8- diidropirido[2,3-d]pirimidina-6-carboxamida; (1H-pirazol-3-il)-amida de ácido 8-ciclopentil-4- metil-2-metilamino-7-oxo-7,8-diidro-pirido[2,3-d]pirimidina-6-carboxílico; 2-amino-8-isopropil- 4-metil-7-oxo-N-1 H-pirazol-5-il-7,8-diidropirido[2,3-d]pirimidina-6-carboxamida; 2-amino-N- (1-etil-1H-pirazol-5-il)-8-isopropil-4-metil-7-oxo-7,8-diidropirido[2,3-d]pirimidina-6- carboxamida; 8-ciclopentil-N-[(1-etil-1H-pirazol-4-il)metil]-4-metil-2-(metilamino)-7-oxo-7,8- diidropirido[2,3-d]pirimidina-6-carboxamida; 8-ciclopentil-4-metil-2-(metilamino)-7-oxo-N- piridin-2-il-7,8-diidropirido[2,3-d]pirimidina-6-carboxamida; e 8-ciclopentil-N-isoxazol-3-il-4- metil-2-(metilamino)-7-oxo-7,8-diidropirido[2,3-d]pirimidina-6-carboxamida, ou o sal dos mesmos.
Um aspecto adicional da presente invenção é um composto da
ída por pelo menos um grupo R4;
R2 é um grupo espirociclila opcionalmente substituído por pelo menos um grupo R4;
R3 é alquila (C1 a C6) , alquenila (C2 a C8) , ciano, -(CH2)nC(O)OR5, - (CH2)nC(O)N(R6aR6b), arila (C6 a C14) , ou heteroarila (C2 a C9) , em que a alquila (C1 a C6) ou alquenila (C2 a C8) é opcionalmente substituída por pelo menos um grupo R4 e em que a arila (C6 a C14) ou heteroarila (C2 a C9) é opcionalmente substituída por pelo menos um grupo R7; cada R4 é independentemente -OH, halogênio, CF3, -NR6aR6b, alquila (C1 a C6) , al- cóxi (C1 a C6) , ciano, cicloalquila (C3 a C8) , -S(O)mR6a, -S(O)mNR6aR6b, -C(O)R6a ou - C(O)NR6aR6b; cada R5 é independentemente H, ou alquila (C1 a C6);
Rβa θ p^6b sg0 cac|a um independentemente H, alquila (C1 a C6) , cicloheteroalquila (C2 a C9), heteroarila (C2 a C9), ou arila (C6 a C14); cada um de R7 é independentemente -OH, halogênio, -NR6aR6b, ciano, alquila (C1 a C6) , alcóxi (C1 a C6) , cicloalquila (C3 a C10) , cicloheteroalquila (C2 a C9) , -S(O)mR6a, - S(O)mNR6aRb, -(CH2)nC(O)OR5,-(CH2)nC(O)N(R6aR6b), -OC(O)R6a, ou -NR6aC(O)R6b em que cada referida alquila (C1 a C6), alcóxi (C1 a C6), cicloheteroalquila (C2 a C9), e cicloalquila (C3 a C10) é opcionalmente substituída com pelo menos um grupo R4; cada m é independentemente 1 ou 2; e cada n é independentemente 0, 1 , 2, 3, ou 4.
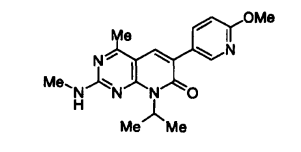
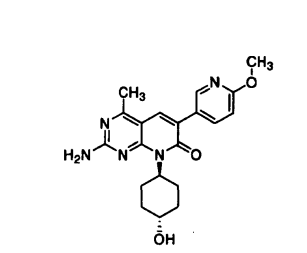
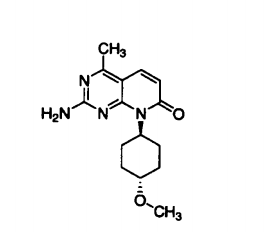
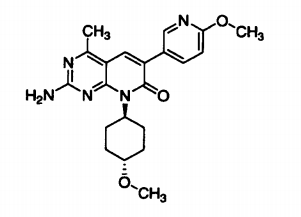
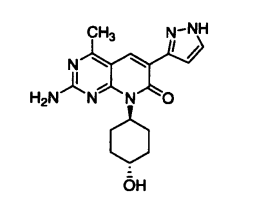
Um aspecto adicional da presente invenção é um composto selecionado do grupo consistindo em: 2-amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4-metilpirido[2,3- d]pirimidin-7(8H)-ona; 2-amino-8-(cis-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-6-[6-(dimetilamino)piridin-3-il]-8-(trans-4- hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-(trans-4- hidroxiciclohexil)-4-metil-6-quinolin-3-ilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-6-(2,3-diidro- 1,4-benzodioxin-6-il)-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2- amino-6-(5-flúor-6-metoxipiridin-3-il)-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin- 7(8H)-ona; 2-amino-8-(trans-4-hidroxiciclohexil)-4-metil-6-(6-pirrolidin-1-ilpiridin-3- il)pirido[2,3-d]pirimidin-7(8H)-one; 2-amino-6-(5-flúor-6-metoxipiridin-3-il)-8-(cis-4- hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-6-(6-etoxipiridin-3-il)-8- (trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-6-[6- (dimetilamino)piridin-3-il]-8-(cis-4-hidroxiciclohexil)-4-metilpirido[2-j3-d]pirimidin-7(8H)-ona; 2- amino-8-(trans-4-metoxiciclohexil)-4-metil-6-(1H-pirazol-4-il)pirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-(cis-4-hidróxi-4-metilciclohexil)-4-metil-6-(1H-pirazol-4-il)pirido[2,3-d]pirimidin- 7(8H)-ona; 2-amino-8-(trans-4-hidroxiciclohexil)-4-metil-6-(1H-pirazol-3-il)pirido[2,3- d]pirimidin-7(8H)-ona; 2-amino-8-(cis-4-hidroxiciclohexil)-6-(2-metoxipirimidin-5-il)-4- metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-(trans-4-hidroxiciclohexil)-6-(2- metoxipirimidin-5-il)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 8-(trans-4-hidroxiciclohexil)-6-(6- metoxipiridin-3-il)-4-metil-2-(metilamino)pirido[2,3-d]pirimidin-7(8H)-ona; 2-(etilamino)-6-(5- flúor-6-metoxipiridin-3-il)-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona; 2-(etilamino)-8-(trans-4-hidroxiciclohexil)-6-(2-metoxipirimidin-5-il)-4-metilpirido[2,3- d]pirimidin-7(8H)-ona; 2-amino-8-(trans-4-hidroxiciclohexil)-4-metil-6-(1-metil-1H-pirazol-4- il)pirido[2,3-d]pirimidin-7(8H)-ona; 2-amino-8-(trans-4-hidroxiciclohexil)-4-metil-6-(1 H-pirazol- 4-il)pirido[2,3-d]pirimidin-7(8H)-ona; 2-[(2,2-difluoroetil)amino]-8-(trans-4-hidroxiciclohexil)-6- (6-metoxipiridin-3-il)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona, ou o sal dos mesmos. Em uma modalidade adicional é qualquer um dos aspectos descritos acima em combinação com quaisquer outros aspectos descritos acima que não é inconsistente com os mesmos.
A presente invenção também refere-se a uma composição farmacêutica, compre-endendo pelo menos um composto como descrito aqui, ou um sal do mesmo, e um veículo ou diluente farmaceuticamente aceitável.
A presente invenção também refere-se a um método de tratamento de crescimento celular anormal, ou qualquer doença ou condição mediada por PI3-Ka, em um mamífero em necessidade do mesmo, compreendendo a etapa de administrar ao mamífero uma quantidade terapeuticamente eficaz de pelo menos um composto como descrito aqui, ou um sal do mesmo. Por exemplo, em uma modalidade o crescimento celular anormal é cancerígeno. Em uma modalidade adicional o crescimento celular anormal é não cancerígeno.
A presente invenção adicionalmente refere-se a um método de inibir atividade en- zimática de PI3-Ka, compreendendo contactar uma enzima de PI3-Kα com uma quantidade de inibição de PI3-Ka de pelo menos um composto como descrito aqui, ou um sal do mesmo.
A presente invenção adicionalmente refere-se ao uso de qualquer um dos compostos como descrito aqui, ou um sal do mesmo, na fabricação de um medicamento para o tra-tamento de crescimento celular anormal em um mamífero.
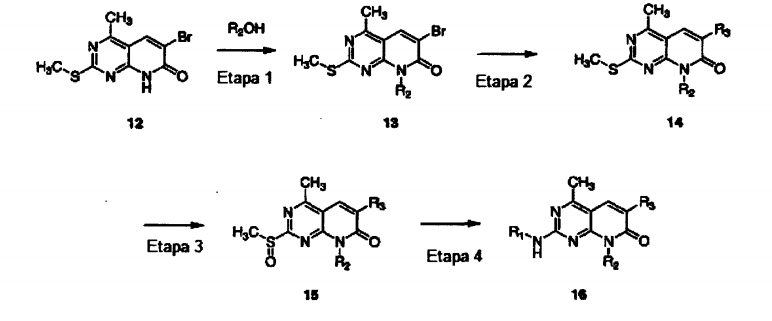
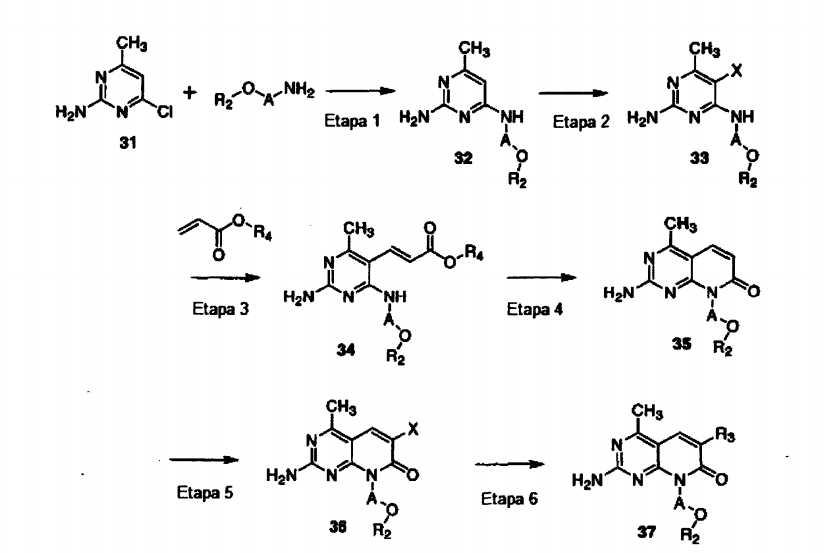
A presente invenção adicionalmente refere-se a métodos de preparar os compostos 5 como descrito aqui usando os métodos como mostrado nos exemplos específicos daqui nos métodos sintéticos gerais A, B, C, D, E, F, H, e I como descrito aqui.
A presente invenção adicionalmente refere-se a qualquer um dos compostos descritos acima, ou sais dos mesmos, para uso como um medicamento. A presente invenção adicionalmente refere-se ao uso de qualquer um dos compostos descritos acima, ou sais dos 10 mesmos, para a fabricação de um medicamento para o tratamento de crescimento celular anormal.
Breve Descrição dos Desenhos
A figura 1 mostra um exemplo de eficácia antitumor dependente de dose de 2- amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4-metilpirido[2,3-d]pirimidin-7(8H)- 15 ona (Composto 152) no modelo de tumor PC3.
A figura 2 mostra um exemplo da eficácia antitumoral dependente de dose do com-posto 152 no modelo de tumor SKOV3
A figura 3 mostra um exemplo da eficácia antitumoral dependente de dose do com-posto 152 no modelo de tumor U87MG
20 Descrição Detalhada
Como usado aqui, os termos “compreendendo” e “incluindo” são usados em seu sendo não limitante e aberto.
O termo “(Ci a C6)” alquila refere-se a um radical de hidrocarboneto alifático saturado incluindo grupos de cadeia reta e cadeia ramificada de 1 a 6 átomos de carbono. Exem- 25 pios de grupos “(CT a C6)” alquila incluem metila, etila, propila, 2-propila, n-butila, isso-butila, terc-butila, pentila, e semelhantes. Os termos “Me” e “metila”, como usados aqui, significam um grupo -CH3. Os termos “Et” e “etila”, como usados aqui, significam um grupo -C2H5.
O termo “alquenila (C2 a C8) ”, como usado aqui, significa um porção alquila com-preendendo de 2 a 8 carbono tendo pelo menos uma ligação dupla carbono-carbono. A liga- 30 ção dupla carbono-carbono é tal que um grupo pode estar em qualquer lugar ao longo da cadeia de 2 a 8 carbonos que irá resultar em um composto adequado. Tais grupos incluem ambos os isômeros E e Z da porção alquenila. Exemplos de tais grupos incluem, mas não são limitados a, etenila, propenila, butenila, alila, e pentenila. O termo “alila”, como usado aqui, significa um grupo -CH2-CH=CH2. O termo “C(R)=C(R)”, como usado aqui, representa 35 uma ligação dupla carbono-carbono em que cada carbono é substituído por um grupo R.
Como usado aqui, o termo “(C2 a C8) alquinila” significa uma porção alquila com-preendendo de 2 a 8 átomos de carbonos e tendo pelo menos uma ligação tripla carbono- carbono. A ligação tripla carbono-carbono é tal que um grupo pode estar em qualquer lugar ao longo da cadeia de 2 a 8 carbonos que irá resultar em um composto estável. Exemplos de tais grupos incluem, mas não são limitados a, etina, 1-butina, 2-butina, 1-pentina, 2- pentina, 1-hexina, 2-hexina, e 3-hexina. 5 O termo “(Ci a C8) alcóxi”, como usado aqui, significa um grupo O-alila em que o grupo alquila contém de 1 a 8 átomos de carbono e é reto, ramificado ou cíclico. Exemplos de tais grupos incluem, mas não são limitados a metóxi, etóxi, n-propilóxi, isso-propilóxi, n- butóxi, isso-butóxi, terc-butóxi, ciclopentilóxi e ciclohexilóxi. O termo “arila (C6 a C14) ”, como usado aqui, significa um grupo derivado de um 10 hidrocarboneto aroático contendo de 6 a 14--átomos de carbono. Exemplos de tais grupos incluem, mas não são limitados á? fenilaTTu naftila. Os termos “F” e “fenila” como usado aqui, significam um grupo -C6H5. o termo “benzila”, como usado aqui, significa um grupo - CH2C6H5. “heteroarila (C2 a C9) ”, como usado aqui, significa um grupo heterociclico aromáti- 15 co tendo um total de 5 a 10 átomos em seu anel, e contendo de 2 a 9 átomos de carbono e de um a quatro heteroátomos cada um independentemente selecionado do grupo O, S, e N, e com a condição que o anel do grupo não contém dois átomos de O adjacentes ou dois átomos de S adjacentes. Os grupos heterocíclicos incluem sistemas de anel benzo-fundidos. Exemplos de grupos heterocíclicos aromáticos são piridinila, imidazlila, pirimidinila, pirazoli- 20 la, triazolila, pirazinila, tetrazolila, furila, tienila, isoxazolila, tiazolila, oxazolila, isotiazolila, - pirrolila, quinolila, isoquinolila, indolila, benzimidazolila, benzofuranila, cianolinila, indazolila, indolizinila, ftalazinila, piridazinila, triazinila, isoindolila, pteridnila, purinila, oxadiazolila, tiadi- azolila, furazanila, benzofurazanila, benzotiofenila, benzotiazolila, benzoxazolila, quinazolini- la, quinoxilinila, naftiridinila, e furopiridinila. Os grupos heteroarila C2 a C9 podem ser anexa- 25 dos a N ou anexados a C onde tal é possível. Por exemplo, um grupo derivado de pirrol pode ser pirrol-1 -ila (anexado a N) ou pirrol-3-ila (anexado a C). adicionalmente um grupo derivado de imidazol pode ser imidazol-1 -ila (anexado a N) ou imidazol-3-ila (anexado a C). “cicloheteroalquila (C2 a G9) ”, como usado aqui, significa um grupo não aromático, monocíclico, bicíclico, tricíclico, espirocíclico, ou tetracíclico tendo um total de 4 a 13 átomos 30 em seu sistema de anel, e contendo de 2 a 9 átomos de carbono e de 1 a 4 heteroátomos cada um independentemente selecionado de O, S, e N, e com a condição que o anel do grupo não contém dois átomos de O adjacentes e dois átomos de S adjacentes. Além do mais, tais grupos C2 a C9 cicloheteroalquila podem conter um substituinte oxo em qualquer átomo disponível que irá resultar em um composto estável. Por exemplo, tal um grupo pode 35 conter um átomo oxo em um átomo de carbono ou nitrogênio disponível. Tal um grupo pode conter mais de um substituinte oxo se quimicamente viável. Além disso, deve ser entendido que quando tal um grupo C2 a C9 cicloheteroalquila contém um átomo de enxofre, o átomo de enxofre pode ser oxidado com um ou dois átomos de oxigênio para fornecer um sulfóxido ou uma sulfona. Um exemplo de um grupo cicloheteroalquila de 4 membros é azetidinila (derivada da azetidina). Um exemplo de um grupo cicloheteroalquila de 5 membros é pirrolidinila. Um exemplo de um grupo cicloheteroalquila de 6 membros é piperidinila. Um exemplo de um grupo cicloheteroalquila de 9 membros é indolinila. Um exemplo de um grupo cicloheteroalquila de 10 membros é 4H-quinolizinila. Exemplos adicionais de tais grupos C2 a C9 cicloheteroalquila incluem, mas não são limitados a, tetrahidrofuranila, diidrofuranila, tetrahi- drotienila, tetrahidropiranila, diidropiranila, tetrahidrotiopiranila, piperidino, morfolino, tiomor- folino, tioxanila, piperazinila, azetidinila, oxetanila, tietanila, homopieridinila, oxepanila, tiepa- nila, oxazepinila, diazepinila, tiazepínila, 1,2,3,6-tetrahidropiridinila, 2-pirrolinila, 3-pirrolinila, indolila, 2H-piranila, 4FPpiranila7 dioxanila, 1,3-dioxolanila, pirazolinila, ditianila, ditiolanila, diidropiranila, diidrotienila, diidrofuranila, pirazolidinila, imidazolinila, 3- azabiciclo[3.1.0]hexanila, 3-azabiciclo[4.1.0]heptanila, 3H-indolila, quinolizinila, 3- oxopiperazinila, 4-metilpiperazinila, 4-etilpiperazinila, e 1-oxo-2,8,diazaspiro[4,5]dec-8-il. O termo “grupo cicloalquila (C3 a C10) ” significa uma estrutura de anel saturada, monocíclica, fundida, espirocíclica, ou policíclica de 3 a 10 átomos de carbono no anel. E- xemplos de tais grupos incluem, mas não são limitados a, ciclopropila, ciclobutila, ciclopenti- la, ciclohexila, cicloheptila e adamantila. O termo “espirocíclico” como usado aqui tem seu significado convencional, isto é, qualquer composto contendo dois ou mais anéis em que dois dos anéis tem um carbono no anel em comum. Os aneis de um composto espirocíclico, como definido aqui, independen-temente têm 3 a 20 átomos de anel. Preferivelmente, eles têm 3 a 10 átomos no anel. E- xemplos não limitantes de um composto espirocíclico incluem espiro[3.3]heptano, espi- ro[3.4]octano, e espiro[5.5]decano. O termo “cicloalquenila (C5 a C8) cicloalquenila” significa uma estrutura de anel in- saturada, monocíclica, fundida, espirocíclica tendo um total de 5 a 8 átomos de carbono no anel. Exemplos de tais grupos incluem, mas não são limitados a, ciclopentenila, ciclohexenila. O termo “ciano” refere-se a um grupo -C=N.
Um grupo “aldeído” refere-se a um grupo carbonila onde R é hidrogênio.
Um grupo “alcóxi” refere-se a ambos um grupo -O-alquila e um -O-cicloalquila, como definido aqui.
Uma “alcoxicarbonila” refere-se a um -C(O)OR.
Um grupo "alquilaminoalquila” refere-se a um grupo -alquil-NR-alquila.
Um grupo “alquilsulfonila” refere-se a uma -SO2alquila.
Um grupo “amino” refere-se a um grupo NH2 ou um NRR’.
Um grupo “aminoalquila” refere-se a um grupo -alquil-NRR’
Uma “aminocabonila” refere-se a um -C(O)NRR’.
Um grupo “arilalquila” refere-se a uma alquilarila, onde alquila e arila são definidas aqui.
Um grupo “arilóxi” refere-se a ambos um grupo -O-arila e um -O-heteroarila, como definido aqui.
Uma “ariloxicarbonila” referes-se a -C(O)Oarila.
Um grupo “arilsulfonila” refere-se a uma -SO2-arila.
Um grupo “amino” refere-se a um grupo -C(O)NRR’.
Um grupo “carbonila” refere-se a um -C(O)R.
Um grupo “C-carboxila” refere-se um grupos -C(O)OR.
Um grupo de “ácido carboxílico” refere-se a um grupo C-carboxila em que R é hi-drogênio.
Um grupo “ciano” refere-se a um grupo -CN.
Um grupo dialquilaminoalquila” refere-se a um grupo —(alquil)N(alquil)2-
Um grupo “halo” ou “halogênio” refere-se a flúor, cloro, bromo, ou iodo.
Um grupo “heteroaliciclóxi” refere-se a um grupo O heteroalicíclico com heteroalicí- clico como definido aqui.
Um grupo “heteroarilóxi” refere-se a um grupo O heteroarila como definido aqui.
Um grupo “hidróxi” refere-se a um grupo -OH.
Um grupo “N-amido” refere-se a um grupo -R’C(O)NR.
Um grupo “N-carbamila” refere-se a um grupo -ROC(O)NR.
Um grupo “nitro” refere-se a um grupo -NO2.
Um grupo “N-sulfonamido” refere-se a um grupo -NR-S(O)2R.
Um grupo “N-tiocarbamila” refere-se a um grupo ROC(S)NR’.
Um grupo O-carbamila" refere-se a um grupo OC(O)NRR’.
Um grupo “O-carboxila” refere-se a um grupo RC(O)O.
Um grupo “O-tiocarbamila” refere-se a um grupo -OC(S)NRR’.
Um grupo oxo refere-se a uma porção carbonila tal que alquila substituída por oxo refere-se a um grupo cetona.
Um grupo “perfluoroalquila” refere-se a um grupo alquila onde todos dentre os átomos de hidrogênio têm sido recolocados com átomos de flúor.
Um grupo “fosfonila” refere-se a um grupo -P(O)(OR)2.
Um grupo “silila” refere-se a um grupo —Si(R)3.
Um grupo “S-sulfonamido” refere-se a um grupo -S(O)2NR.
Um grupo “sulfinila” refere-se a um grupo -S(O)R.
Um grupo “sulfonila” refere-se a um grupo -S(O)2R.
Um grupo “tiocarbonila” refere-se a um grupo -C(=S)-R.
Um grupo “trihalometanocarbonila” refere-se a um grupo Z3CC(O), onde Z é halo- gênio.
Um grupo “trihalometanossulfonamido” refere-se a um grupo Z3CS(O)2NR.
Um grupo “trihalometanossulfonila” refere-se a um grupo Z3CS(O)2.
Um grupo “trihalometila” refere-se a um grupo -CZ3.
Um grupo “C-carboxila” refere-se a grupos -C(O)OR.
O termo “sustituído” significa que o grupo especificado ou porção porta um ou mais substituintes. O termo “não substituído” significa que o grupo especificado não porta nenhum substituinte. O termo “opcionalmente substituído” significa que o grupo especificado é não substituído ou substituído por um ou mais substituintes. Deve ser entendido que nos compostos da presente invenção quando um grupo é dito ser “não substituído”, ou “substituído” com menos grupos do que preencheria as valências de todos os átomos no composto, as valências restantes em tal um grupo são preenchidas por hidrogênio. Por exemplo, se um grupo C6 arila, também chamado de “fenila” aqui, for substituído por um substituinte adicional, um versado na técnica entenderia que tal um grupo tem 4 posições abertas deixadas nos átomos de carbono do anel de C6 arila (6 posições iniciais, menos uma a qual o restante do composto da presente invenção é ligado, menos um substituinte adicional, para restar 4). Em tais casos, os 4 átomos de carbono restantes. São cada um ligados a um átomo de hidrogênio para preencher suas valências. Similarmente, se um grupo C6 arila nos compostos presentes é dito ser “dissubstituído”, um versado na técnica entenderia que isto significa que a C6 arila tem 3 átomos de carbono restantes que são não substituídos. Aqueles três átomos de carbono não substituídos são cada um ligados a um átomo de hidrogênio para preencher suas valências.
O termo “solvato” é usado para descrever um complexo molecular entre compostos da presente invenção e moléculas de solvente. Exemplos de solvatos incluem, mas não são limitados a, compostos da invenção em combinação com água, isopropanol, etanol, metanol, dimetilsulfóxido (DMSO), acetato de etila, ácido acético, etanolamina, e misturas dos mesmos. O termo “hidrato” pode ser usado quando o solvente é água. É especificamente contemplado que na presente invenção uma molécula de solvente possa ser associada com uma molécula dos compostos da presente invenção, tal como um hidrato. Além do mais, é especificamente contemplado que na presente invenção, mais do que uma molécula de solvente possa ser associada com uma molécula dos compostos da presente invenção, tal como um dihidrato. Adicionalmente, é especificamente contemplado que na presente invenção, menos do que uma molécula de solvente possa ser associada com uma molécula dos compostos da presente invenção, tal como um hemihidrato. Além do mais, solvatos da presente invenção são contemplados como solvatos de compostos da presente invenção que retém a eficácia biológica da forma não hidrato dos compostos.
O termo “sal farmaceuticamente aceitável”, como usado aqui, significa um sal de um composto da presente invenção que retém a eficácia biológica dos ácidos e bases livres do derivado especificado e que não é biologicamente ou de outra forma não desejável.
O termo “formulação farmaceuticamente aceitável”, como usado aqui, significa uma combinação de um composto da invenção, ou um sal ou solvato do mesmo, e um veículo, diluente, e/ou recipiente(s) que são compatíveis com um composto da presente invenção, e não é prejudicial ao recipiente do mesmo. Formulações farmacêuticas podem ser preparadas por procedimentos conhecidos por aqueles versados na técnica. Por exemplo, os compostos da presente invenção podem ser formulados com excipientes comuns, diluentes, ou veículos, e formados em comprimidos, cápsulas, e semelhantes. Exemplos de excipientes, diluentes, e veículos que são adequados para tais formulações incluem o seguinte: preen- chedores e extensores tais como amido, açúcares, manitol, e derivados silícicos; agentes aglutinantes tais como carboximetl celulose e outros derivados de celulose, alginatos, gelatina, e polivinil pirrolidona; agentes humectantes tais como glicerol; agentes desintegrantes tais como povidona, amido glicolato de sódio, carboximetilcelulose de sódio, ágar, carbonato de cálcio, e bicarbonato de sódio; agentes para retardar dissolução tas como parafina; aceleradores de absorção tais como compostos de amónio quaternários; agentes ativos de superfície tais como álcool cetílico, monoestearato de glicerol; veículos adsorventes tais como caolin e bentonita; e lubrificantes tais como talco, cálcio e estearato de magnésio e polietileno glicóis sólidos. Formas farmacêuticas finais podem ser pílulas, comprimidos, pós, losangos, saches, cachet, ou pós-embalados estéreis, e semelhantes, dependendo do tipo de excipiente usado. Adicionalmente, é especificamente contemplado que formulações farmaceuticamente aceitáveis da presente invenção podem conter mais do que um ingrediente ativo. Por exemplo, tais formulações podem conter mais do que um composto de acordo com a presente invenção. Alternativamente, tais formulações podem conter um ou mais compostos a presente invenção e um ou mais agentes adicionais que reduzem crescimento celular anormal.
O termo “quantidade de PI3-Ka” como usado aqui, refere-se à quantidade de um composto da presente invenção, ou um sal ou solvato do mesmo, exigido para inibir a atividade enzimática de PI3-Kα in vivo, tal como em um mamífero, ou in vitro. A quantidade de tais compostos exigidos para causar tal inibição pode ser determinada sem experimentação indevida usando métodos descritos aqui e aqueles conhecidos por aqueles versados na técnica.
O termo “atividade enzimática de PI3-Ka”, como usado aqui, significa diminuir a ati-vidade ou funcionamento da enzima PI3-Kα in vivo ou in vitro, tal como em um mamífero, tal como um humano, colocando em contato a enzima com um composto da presente invenção.
O termo “PI3-Ka”, como usado aqui, significa PI3-Ka, ou mutantes do mesmo, ou qualquer uma das variantes de splice isofórmicas de PI3-Ka conhecidas.
O termo “quantidade terapeuticamente eficaz”, como usado aqui, significa uma quantidade de um composto da presente invenção, ou um sal do mesmo, que quando admi-nistrado a um mamífero em necessidade de tal tratamento, é suficiente para efetuar o trata-mento, como definido aqui. Assim, uma quantidade terapeuticamente eficaz de um composto da presente invenção, ou um sal do mesmo, é uma quantidade suficiente para modular ou inibir a atividade da enzima PI3-Ka tal que um condição de doença que é mediada por atividade da enzima PI3-Ka é reduzida ou aliviada.
Os termos “tratar”, “tratando”, e “tratamento” com referência a crescimento celular anormal, ou qualquer doença ou condição mediada por PI3-Ka, em um mamífero, particu-larmente um humano, incluem: (i) prevenir a doença ou condição de ocorrer em um sujeito que pode ser predisposto à condição, tal que o tratamento constitui tratamento profilático para a condição patológica; (ii) modular ou inibir a doença ou condição, isto é, aumentar seu desenvolvimento; (iii) aliviar a doença ou condição, isto é, causando regresso da doença ou condição; ou (iv) aliviar e/ou relaxar a doença ou condição ou os sintomas resultantes da doença ou condição, por exemplo, aliviar uma resposta inflamatória sem endereçar a doença ou condição subjacente. Com relação ao crescimento celular anormal, tal como câncer, esses termos simplesmente significam que a expectativa de vida de um individuo afetado com crescimento celular anormal irá aumentar ou que um ou mais dos sintomas da doença irão ser reduzidos.
A menos que indicado de outra maneira, todas as referências aqui dos compostos inventivos incluem referências a sais, solvatos, e complexos dos mesmos, incluindo polimorfos, esteroisômeros, tautômeros, e versões isotopicalmente rotuladas dos mesmos. Por e- xemplo, compostos da presente invenção podem ser sais farmaceuticamente aceitáveis e/ou solvatos farmaceuticamente aceitáveis. “Crescimento celular anormal”, como usado aqui, a menos que de outra maneira in-dicado, refere-se ao crescimento celular que é independente de mecanismos regulatórios normais (por exemplo, perda de inibição de contato), incluindo o crescimento normal de células normais e o crescimento de células normais. Isto inclui, mas não é limitado a, crescimento anormal de: células de tumor (tumores) que proliferam expressando uma tirosina quinase mutada ou sobre-expressão de uma tirosina quinase receptora; células malignas e benignas de outras doenças proliferativas em que tirosina quinase aberrante ocorra; quaisquer tumores que proliferam por tirosina quinase receptora; quaisquer tumores que proliferam por ativação de serina / treonina quinase; células benignas e malignas de outras doenças em que ativação de serina / treonina quinase aberrantes ocorre; tumores, ambos benignos e malignos, expressando uma oncogênese Rãs ativada; células tumorais, ambas malignas e malignas, em que a proteína Rãs é ativada como um resultado da mutação oncogêni- ca em outro gene; células benignas e malignas de outras doenças proliferativas em que ativação de Ras aberrante ocorre. Exemplos de tais doenças proliferativas benignas são pso- ríase, hipertrofia prostática bengna, vírus de papiloma humano (HPV), e restenose. “Crescimento celular anoraml” também refere-se a e inclui o crescimento anormal de células, ambos benigno e maligno, resultante da atividade da transferase proteína famesil enzima.
Os termos “crescimento celular anoraml” e “distúrbio hiperprliferativo” são usados de forma intercambiável neste pedido.
O termo “esteroisômeros” refere-se a compostos que têm constituição química idên-tica, mas diferem com relação à disposição de seus átomos ou grupos em espaço. Em parti-cular, o termo “enanciômeros” refere-se a dois esteroisômeros de um composto que são imagens espelhadas não superimposta um do outro. Os termos “racêmico” ou “mistura ra- cêmica”, como usado aqui, refere-se a uma mistura 1:1 de enanciômeros de um composto particular. O termo “diastereômeros”, por outro lado, refere-se à relação entre um par de esteroisômeros que compreende dois ou mais centros assimétricos e não são imagens es-pelhadas um do outro.
De acordo com a convenção usada na técnica, o símbolo é usado em fórmulas estruturais aqui para mostra a ligação que o ponto de ligação da porção ou substituinte ao núcleo ou estrutura principal. De acordo com outra convenção, em algumas fórmulas estruturais aqui os átomos de carbono e seus átomos de hidrogênio ligados não são explici-tamente mostrados, por exemplo, representa um grupo metila, represen ta um grupo etila, representa um grupo ciclopentila, etc.
Os compostos da presente invenção podem ter átomos de carbono assimétricos. As ligações carbono-carbono da presente invenção podem ser apresentadas aqui usando uma linha sólida < \ um cone sólido ou um cone pontilhado ( ‘"""“í Q USO de uma linha sólida para mostrar ligações a átomos de carbono assimétricos significa indicar que todos os esteroisômeros possíveis (por exemplo, enanciômeros específicos, misturas racêmicas, etc.) onde o átomo de carbono são incluídos. O uso de um cone sólido ou pontilhado para mostrar ligações a átomos de carbono assimétricos significa indicar que apenas o esteroisômero mostrado significa ser incluído. É possível que compostos da invenção possam conter mais do que um átomo de carbono assimétrico. Naqueles compostos, o uso de uma linha sólida para mostras ligações a átomos de carbono assimétricos significa indicar que todos os esteroisômeros possíveis significam estarem incluídos. Por exemplo, a menos que declarado de outra maneira, é pretendido que os compostos da presente invenção possam existir como enanciômeros e diastereômeros ou como racematos e misturas dos mes- mos. O uso de uma linha sólida para mostrar ligações a um ou mais átomos de carbono assimétricos em um composto da invenção e o uso de um cone sólido ou pontilhado para mostrar os outros átomos de carbono assimétricos no mesmo composto significa indicar que uma mistura de diastereômeros está presente. Se um grupo, como por exemplo, “R” for mostrado como “flutuando” em um sistema de anel A na fórmula:
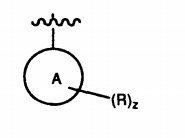
então, a menos que de outra maneira definido, um substituinte “R” pode residir em qualquer átomo do sistema de anel, presumindo recolocação de um hidrogênio mostrado, explicado, ou expressamente definido a partir de um dos átomos de anel, até que uma estrutura estável seja formada. Um sistema de anel A pode ser, por exemplo, mas não limitado a, arila, heteroarila, cicloalquila, cicloheteroalquila, espirociclila ou um sistema de anel fundido
Se um grupo “R” é mostrado como “flutuando” em um sistema de anel A contendo carbonos saturados , então “z” pode ser mais do que um, presumindo que cada um recoloca um hidrogênio atualmente mostrado, implicado, ou expressamente definido o anel A; então, a menos que de outra maneira definido, onde a estrutura resultante é estável, dois “R’s” podem residir no mesmo carbono. Por exemplo, quando R é um grupo metila, pode existir um dimetil germinal em um carbono do anel A. em outro exemplo, dois “R’s” no mesmo carbono, incluindo tal carbono, podem formar um anel, assim criando um anel espirocíclico (um “grupo espirociclila”).
Técnicas convencionais para a preparação de enanciômeros incluem síntese quiral a partir de um precursor oticamente puro ou resolução do reacemato usando, por exemplo, cromatografia líquida de alta pressão quiral (HPLC). Alternativamente, o racemato (ou um precursor racêmico) pode ser reagido com um composto oticamente ativo adequado, por exemplo, um álcool, ou, no caso onde o composto contém uma porção acídica ou básica, um ácido ou base tal como um ácido tartárico ou 1-feniletilamina. A mistura diastereomerica resultante pode ser separada por cromatografia e/ou cristalização fracionai e um ou ambos dos diastereoisômeros convertidos ao enanciômero(s) pro correspondente por meio bem conhecido por aqueles versados na técnica. Compostos quirais da invenção (e precursores quirais dos mesmo) podem ser obtidos em forma forma enaciomericamente enriquecida usando cromatografia (tipicamente HPLC, em uma resina assimétrica com uma fase móvel consistindo em um hidrocarboneto, tipicamente heptano ou hexano, contendo de 0 a 50 % de isopropanol, tipicamente de 2 a 20 %, e de 1 a 5 % de uma alquilamina, tipicamente 0,1% de dietilamina. Concentração do eluato fornece a mistura enriquecida. Conglomerados este- reoisoméricos podem ser separados por técnicas convencionais conhecidas por auqeles versados na técnica. Ver, por exemplo, "Stereochemistry of Organic Compounds" by E L Eliel (Wiley, New York, 1994), a descrição do qual é incorporado aqui por referência em sua totalidade.
Onde um composto da invenção contém um grupo alquenila ou alquenileno, isômeros cis/trans (ou Z/E) geométricos são possíveis. Onde o composto contém, por exemplo, um grupo ceto ou oxima ou uma porção aromática, isomerismo tautomérico (“tautomerismo”) pode ocorrer. Exemplos de tautomerismo incluem tautômeros ceto e enol. Um composto único pode exibir mais do que um tipo de isômero. Incluídos dentro do escopo da invenção estão todos os esteroisômeros, isômeros geométricos e formas tautoméricas dos compostos inventivos , incluindo compostos que exibem mais do que um tipo de isomerismo, e misturas de uma ou mais dos mesmos. Isômeros cis/trans pode ser separados por técnicas convencionais bem conhecidas por aqueles versados na técnica, por exemplo, cromatografia e cristalização fracionai.
Os compostos da presente invenção podem ser administrados como pró-fármacos. Assim, certos derivados da fórmula (I), que podem ter pouco ou nenhuma atividade farmaco-lógica propriamente podem, quando administrados a um mamífero, ser convertido em um composto da fórmula (I) tendo a atividade desejada, por exemplo, por clivagem hidrolítica. Tais derivados são referidos como “pró-fármacos”. Pró-fármacos podem, por exemplo, ser produzidos recolocando funcionalidades apropriadas presentes no composto da fórmula (I) com certas porções conhecidas por aqueles versados na técnica. Ver, por exemplo, "Pro- drugs as Novel Delivery Systems", Vol. 14, ACS Symposium Series (T Higuchi and W Stella) and "Bioreversible Carriers in Drug Design", Pergamon Press, 1987 (ed. E B Roche, American Farmaceutical Association), as descrições das quais são aqui incorporadas por referência em sua totalidade. Alguns exemplos de tais pró-fármacos incluem: uma porção éster no lugar de um grupo fncional de ácido carboxílico; uma porção éter ou uma porção amida no lugar de um grupo funcional de álcool; e uma porção amida no lugar de um grupo funcional amino secundário. Por exemplo, o composto mostrado como Exemplo 31 abaixo é um e- xemplo de onde o hidrogênio em uma porção de álcool é recolocado por um grupo funcional amida. Exemplos adicionais de recolocação de grupos são conhecidos por aqueles versado na técnica. Ver, por exemplo, "Design of Prodrugs" by H Bundgaard (Elsevier, 1985), a descrição do qual é incorporada aqui por referência em sua totalidade.é também possível que certos compostos da fórmula (I) possam propriamente agir como pró-fármacos de outros compostos de fórmula (I).
Sais da presente invenção podem ser preparados de acordo com métodos conhecidos por aqueles versados na técnica. Exemplos de sais incluem, mas não são limitados a, acetato, acrilato, benzenossulfonato, benzoato (tal como clorobenzoato, metilbenzoato, dini- trobenzoato, hidroxibenzoato, e metoxibenzoato), bicarbonato, bissulfato, bitartrato, borato, brometo, butina-1,4-dioato, edetato de cálcio, camsilato, carbonato, cloreto, aproato, caprila- to, clavulanato, citrato, decanoato, diidrocloreto, diidrogenfosfato, edetato, edisliato, estolato, esilato, etilsuccinato, formato, fumarato, gliceptato, gliconato, glutamato, glicolato, glicolilar- sanilato, heptanoato, hexina-1,6-dioato, hexilresorcinato, hibrabamina, hidrobrometo, cloridrato, Y-hidroxibutirato, iodo, isobutirato, isotionato, lactato, lactobionato, laurato, malato, maleato, malonato, mandelato, mesilato, metafosfato, metano-sulfonato, metilsulfato, mono- hidrogenofosfato, mucato, napsilato, naftaleno-1-sulfonato, naftaleno-2-sulfonato, nitrato, oleato, oxalato, pemoato, (embonato), palmitato, pantotenato, fenilacetato, fenilbutirato, fta- lato, fosfato I difosfato, poligalacturonato, propanossulfonato, propionate, pirofosfato, piros- sulfato, salicilato, estearato, suacetato, suberato, succinato, sulfato, sulfonate, sulfito, tanato, teoclato, tosilato, trietiododa, e sais de valerate.
Os compostos da primeira invenção que são básico em natureza são capazes de formar uma ampla variedade de sais diferentes com vários ácidos orgânicos e inorgânicos. Embora tais sais devam sr farmaceuticamente aceitáveis para administração em animais, é frequentemente desejável na prática inicialmente isolar o composto da presente invenção da mistura de reação como um sal farmaceuticamente não aceitável e em seguida simplesmente converter o último de volta para o composto de base livre pelo tratamento com um reagente alcalino e subsequentemente converter a última base livre e sal de adição de ácido farmaceuticamente aceitável. Os sais de adição de ácido dos compostos de base desta in-venção podem ser preparados tratando o composto de base com uma quantidade substan-cialmente equivalente do mineral selecionado ou ácido orgânico em um meio solvente aquoso ou em um solvente orgânico adequado, tal como metanol e etanol. Ao evaporar o solvente, o sal de adição de ácido é obtido. O sal de ácido desejado também pode ser precipitado a partir de uma solução da base livre em um solvente orgânico adicionando um mineral a- propriado ou ácido orgânico à solução.
Aqueles compostos da presente invenção que são acídicos por natureza são capazes de formar sais de base com vários cátions farmaceuticamente aceitáveis. Exemplos de tais sais incluem os sais de metal alcalino ou alcalino terroso e particularmente, os sais de sódio e potássio. Esses sais são todos preparados por técnicas convencionais. As bases químicas que são usadas como reagentes para preparar os sais de base farmaceuticamente aceitáveis são aqueles que formam sais não tóxicos com os compostos acídicos da presente invenção. Tais sais não tóxicos incluem aqueles derivados de tais cátions farmaceuticamente aceitáveis como sódio, potássio, cálcio e magnésio, etc. Esses sais podem ser preparados tratando os compostos acídicos correspondentes com uma solução aquosa contendo os cátions farmacologicamente aceitáveis, e então evaporar a solução resultante a secura, preferivelmente sob pressão reduzida. Alternativamente, eles podem também ser prepara- dos misturando soluções alcanólicas inferiores dos compostos acídicos e o alcoxido de metal alcalino desejado, e então evaporar a solução resultante a secura da mesma maneira de antes. Em qualquer caso, quantidades estequiométricas de reagentes são preferivelmente empregadas para assegurar que a reação seja completa e tenha rendimentos máximos do produto desejado.
Se o composto inventivo for uma base, o sal desejado pode ser preparado por qualquer método desejado disponível na técnica, por exemplo, tratamento da base livre com um ácido inorgânico, tal como ácido clorídrico, ácido bromídrico, ácido sulfúrico ácido nítrico, ácido fosfórico e semelhantes, ou com um ácido orgânico, tal como ácido acético, ácido ma- léico, ácido succínico, ácido mandélico, ácido fumárico, ácido malônico, ácido pirúvico, ácido oxálico, ácido glicólico, ácido salicílico, um ácido de piranosidila, tal como ácido glicurônico, ou ácido galacturônico, um ácido alfa-hidróxi, tal como um ácido cítrico ou ácido tartárico, um aminoácido, tal como ácido aspártico ou ácido glutâmico, um ácido aromático, tal como ácido benzóico ou ácido cinâmico, um ácido sulfônico, tal como ácido p-toluenossulfônico ou acido etanossulfônico, ou semelhantes.
Se o composto inventivo é um ácido, o sal desejado pode ser preparado por qualquer método adequado, por exemplo, tratamento de ácido livre com uma base orgânica ou inorgânica, tal como uma amina (primária, secundária ou terciária), um hidróxido de metal alcalino ou hidróxido de metal alcalino terroso, ou semelhantes. Exemplos ilustrativos de sais adequados incluem sais orgânicos derivados de aminoácidos, tais como glicina e argi- nina, amónia, aminas primárias, secundárias e terciárias, e aminas cíclicas, tais como pipe- ridina, morfolina e piperazina, e sais inorgânicos derivados de sódio, cálcio, potássio, magnésio, manganês, ferro, cobre, zinco, alumínio e titânio.
No caso de agentes que são sólidos, é entendido por aqueles versados na técnica que os compostos inventivos e sais podem existir em diferentes formas polimórficas e cristais, todas das quais pretendem estar dentro do escopo da presente invenção e fórmulas especificadas.
A invenção também inclui compostos tipicamente rotulados da invenção, em que um ou mais átomos é recolocado por um átomo tendo o mesmo número atômico, mas uma massa atômica ou número de massa diferente a partir da massa atômica ou número atômico encontrado in natura. Exemplos de isótopos adequados para inclusão nos compostos da invenção incluem isótopos de hidrogênio, tais como 2H e 3H, carbono, tal como 11C, 13C e 14C, cloro tal como 36CI, flúor, tal como 18F, iodo, tal como 123l e 125l, nitrogênio, tal como 13N e 15N, oxigênio, tal como 150,17O e 18O, fósforo, tal como 32P, e enxofre, tal como 35S. Certos compostos rotulados isotopicamente da invenção, por exemplo, aqueles incorporando um isótopo radioativo, são úteis em fármaco e/ou estudos de distribuição de tecido de substrato. Trítio de isótopos radioativos, 3H e carbono-14, 14C, são particularmente úteis para esta fina- lidade em vista de sua fácil incorporação e meios prontos de detecção. Substituição com isótopos mais pesados tais como deutério, 2H, podem render certas vantagens terapêuticas resultando de maior estabilidade metabólica, por exemplo, meia vida in vivo aumentada ou exigências de dosagem reduzidas, e portanto, podem ser preferidos em algumas circuns-tâncias. Substituições com isótopos que emitem positrões, tais como 11C, 18F, 15° e 13N, podem ser úteis em estudos de topografia por emissão de positrões (PET) para examinar ocupação de receptor de substrato.
Compostos rotulados isotopicamente da invenção podem geralmente ser preparados por técnicas convencionais conhecidas por aqueles versados na técnica ou por processos análogos aqueles descritos aqui, usando um reagente rotulado isotopicamente adequado no lugar do reagente não rotulado de outra maneira empregado.
Os compostos da presente invenção podem ser formulados em composições far-macêuticas como descrito abaixo em quaisquer formas farmacêuticas reconhecida por a- queles versados na técnica como sendo adequadas. Composições farmacêuticas da invenção compreendem uma quantidade terapeuticamente eficaz de pelo menos um composto da presente invenção e um veiculo ou diluente farmaceuticamente aceitável.
Para tratar ou prevenir doenças ou condições mediadas por PI3-Ka, uma composição farmacêutica da invenção é administrada em uma formulação adequada preparada para combinar uma quantidade terapeuticamente eficaz (isto é, um PI3-Ka modulando, regulando, ou inibindo uma quantidade eficaz para alcançar eficácia terapêutica) de pelo menos um composto da presente invenção (como um ingrediente ativo) com um ou mais veículos far-maceuticamente adequados, que podem ser selecionados, por exemplo, a partir de diluen- tes, excipientes e auxiliares que facilitam processamento dos compostos ativos nas preparações farmacêuticas finais.
Os veículos farmacêuticos empregados podem ser sólidos ou líquidos. Veículos sólidos exemplares são lactose, sacarose, talco, gelatina, pectina, acácia, estearato de magnésio, ácido esteárico, e semelhantes. Veículos líquidos exemplares são xarope, óleo de amendoim, óleo de oliva, água, e semelhantes. Similarmente, as composições inventivas podem incluir material de tempo de retardo ou tempo de liberação conhecido na técnica, tal como monoestearato de glicerila, ou diestearato de glicerila ou com uma cera, etilcelulose, hidroxipropilmetilcelulose, metilmetacrilato, ou semelhantes. Aditivos adicionais ou excipientes podem ser adicionados para alcançar as propriedades de formulação desejadas. Por exemplo, um melhorador de biodisponibilidade, tal como um Labrasol, Gelucire, ou semelhantes, ou formulador, tal como CMC (carbóxi-metilcelulose), PG (propilenoglicol), ou PEG (polietilenoglicol), pode ser adicionado. Gelucire®, um veiculo semi-sólido que protege ingredientes da luz, umidade e oxidação, pode ser adicionado, por exemplo, quando da preparação de uma formulação em cápsula.
Se um veiculo sólido for usado, a preparação pode ser em comprimido, colocado em uma cápsula de gelatina dura, em pó ou forma de pélete, ou formado em um troche ou losango. A quantidade de veiculo sólido pode variar, mas geralmente será de cerca de 25 mg a cerca de 1 g. se um veiculo liquido for usado, a preparação pode ser na forma de xarope, emulsão, cápsula de gelatina macia, solução injetável estéril ou suspensão em uma ampola ou frasco ou suspensão liquida não aquosa. Se um veículo semi-sólido for usado, a preparação pode ser na forma de formulações de cápsula de gelatina dura ou macia. As composições inventivas podem ser preparadas em formas de dosagem única apropriada para o modo de administração, por exemplo, administração parenteral ou oral.
Para obter uma dose solúvel em água estável, um sal de um composto da presente invenção pode ser dissolvido em uma solução aquosa de um ácido orgânico ou inorgânico, tal como uma solução 0,3 M de ácido succínico ou acido cítrico. Se uma forma de sal solúvel não está disponível, o agente pode ser dissolvido em um co-solvente adequado ou combinações de co-solventes. Exemplos de co-solventes adequados incluem álcool, propileno glicol, polietileno glicol 300, polissorbato 80, glicerina e semelhantes em concentrações que variam de 0 a 60 % do volume total. Em uma modalidade exemplar, um composto da presente invenção é dissolvido em DMSO e diluído em água. A composição pode também ser na forma de uma solução de uma forma de sal do ingrediente ativo em um veiculo aquoso apropriado tal como água ou salina aquosa ou solução de dextrose.
Formulação apropriada depende da rota de administração selecionada. Para injeção, os agentes dos compostos da presente invenção podem ser formulados em soluções aquosas, preferivelmente em tampões fisiologicamente compatíveis tais como solução Hanks, solução de Ringer, ou tampão de salina fisiológica. Para administração transmuco- sal, penetrantes apropriados a barreira a ser permeada são usados na formulação. Tais penetrantes são geralmente conhecidos na técnica.
Para administração oral, os compostos podem ser formulados combinando os com-postos ativos com veículos farmaceuticamente aceitáveis conhecidos na técnica. Tais veículos permitem que os compostos da invenção sejam formulados como comprimidos, pílulas, drágeas, cápsulas, líquidos, géis, xaropes, pastas fluidas, suspensões e semelhantes, para ingestão oral por um sujeito a ser tratado. Preparações farmacêuticas para uso oral podem ser obtidas usando um excipiente sólido em uma mistura com um ingrediente ativo (agente), opcionalmente triturando a mistura resultante, e processando a mistura de grânulos após adicionar auxiliares adequados, se desejado, para obter comprimidos de núcleos amendoados. Excipientes adequados incluem: preenchedores tais como açúcares, incluindo lactose, sacarose, manitol, ou sorbitol; e preparações de celulose, por exemplo, amido de milho, a- mido de trigo, amido de arroz, amido de batata, gelatina, goma, metil celulose, hidropropil- metil-celulose, carboximetilcelulose de sódio, ou polivinilpirrolidona (PVP). Se desejado, a- gentes desintegrantes podem ser adicionados, tais como polivinil pirrolidona reticulado, á- gar, ou ácido algínico ou um sal do mesmo tal como alginato de sódio.
Núcleos amendoados são providos com revestimentos adequados. Para esta finalidade, soluções de açúcar concentradas podem ser usadas, as quais podem opcionalmente conter goma arábica, polivinil pirrolidona, gel de Carbopol, polietileno glicol, e/ou dióxido de titânio, soluções laqueadas, e solventes orgânicos adequados ou misturas de solventes. Corantes e pigmentos podem ser adicionados a revestimentos de comprimidos ou drágeas para identificação ou para caracterizar combinações diferentes de agentes ativos.
Preparações farmacêuticas que podem ser usadas oralmente incluem cápsulas pu- sh-fit feitas de gelatina, assim como cápsulas vedadas, macias, feitas de gelatina e um plas- tificante, tal como glicerol ou sorbitol. As cápsulas push-fit contêm os ingredientes ativos em misturas com preenchedores tais como lactose, aglutinantes, tais como amidos, e/ou lubrifi-cantes tais como talco ou estearato de magnésio, e, opcionalmente, estabilizantes. Em cápsulas de gelatina macias, os agentes ativos podem ser dissolvidos ou suspensos em líquidos adequados, tais como óleos graxos, parafina líquida, ou polietileno glicois líquidos. Além disso, estabilizantes podem ser adicionados. Todas as formulações para administração oral devem ser em dosagens adequadas para tal administração. Para administração bucal, as composições podem tomar a forma de comprimidos ou losangos formulados de uma maneira convenciona.
Para administração intranasal ou por inalação, os compostos para uso de acordo com a presente invenção podem ser convenientemente liberados na forma de uma apresentação em spray aerossol de embalagens pressurizadas ou um um nebulizador, com o uso de um propelente adequado, por exemplo, diclorodifluorometano, triclorofluorometano, diclo- rotetrafluoroetano, dióxido de carbono ou outro gás adequado. No caso de um aerossol pressurizado a unidade de dosagem pode ser determinada provendo uma válvula para liberar uma quantidade medida. Cápsulas ou cartuchos de gelatina para uso em um inalador ou insuflador e semelhantes podem ser formulados contendo uma mistura de pó do composto e uma base em pó adequada tal como lactose ou amido.
Os compostos podem ser formulados por administração parenteral por injeção, por exemplo, por injeção de bolus ou infusão contínua. Formulações por injeção podem ser a- presentadas em forma de dosagem única, por exemplo, em ampolas ou recipientes multido- se, com um conservante adicionado. As composições podem tomar tais formas como suspensões, soluções ou emulsões em veículos aquosos ou oleosos, e podem conter agentes de formulações tais como agentes de suspensão, estabilização e/ou dispersão.
Formulações farmacêuticas para administração parenteral incluem soluções aquosas dos compostos ativos em uma forma solúvel em água. Adicionalmente, suspensões dos agentes ativos podem ser preparadas como suspensões de injeção oleosa apropriadas.
Solventes lipofílicos adequados ou veículos incluem óleos graxos tais como óleo de sésamo, ou ésteres de ácido graxo sintéticos, tais como oleato de etila ou triglicerídeos, ou liposso- mas. Suspensões de injeção aquosas contêm substâncias que aumentam a viscosidade da suspensão, tais como carboximetil celulose de sódio, sorbitol, ou dextrano. Opcionalmente, a supensão pode também conter estabilizantes adequados ou agentes que aumentam a solubilidade dos compostos para permitir uma preparação de soluções altamente concentradas.
Alternativamente, o ingrediente ativo pode ser em forma de pó para constituição com um veículo adequado, por exemplo, água livre de pirogênio estéril, antes do uso.
Em adição ás formulações descritas acima, os compostos da presente invenção podem também ser formulados como uma preparação de depósito. Tais formulações de longa ação podem ser administradas por implantação (por exemplo, subcutânea ou intramuscularmente) ou por injeção intramuscular. Assim, por exemplo, os compostos podem ser formulados com materiais poliméricos e hidrofóbicos adequados (por exemplo, como uma emulsão em um óleo aceitável) ou resinas de troca iônica, ou como derivados solúveis de forma reduzida, por exemplo, como um sal solúvel de forma reduzida. Um veículo farmacêutico para compostos hidrofóbicos é um sistema de co-solvente compreendendo álcool benzí- lico, um tensoativo não polar, um polímero orgânico miscível em água, e uma fase aquosa. O sistema de co-solvente pode ser um sistema de co-solvente VPD. VPD em uma solução de 3% p/v de alcoll benzílico, 8% p/v do polissorbato 80 de tensoativo não polar, e 65% p/v de polietileno glicol 300 preparados ao volume em etanol absoluto. O sistema de co-solvente VPD (VPD: 5W) contém VPD diluído 1:1 com uma dextrose a 5% em solução de água. Este sistema de co-solvente dissolve compostos hidrofóbicos bem, e ele mesmo produz baixa toxicidade à administração sistêmica. As proporções de um sistema de co-solvente podem ser adequadamente variadas sem destruir suas características de solubilidade e toxicidade. Além do mais, a identidade dos componentes de co-solvente podem ser variadas: por e- xemplo, outros tensoativos não polares de baixa toxicidade podem ser usado no lugar de polissorbato 80; o tamanho de fração de polietileno glicol pode ser variado; outros polímeros biocompatíveis podem recolocar polietileno glicol, por exemplo, polivinil pirrolidona; e outrso açúcares ou polissacarídeos podem ser substituídos por dextrose.
Alternativamente, outros sistemas de liberação para compostos farmacêuticos hi-drofóbicos podem ser empregados. Lipossomas e emulsões são exemplos conhecidos de veículos ou portadores de liberação para fármacos hidrofóbicos. Certos solventes orgânicos tais como dimetilsulfóxido também podem ser empregados, embora normalmentea um custo de maior toxicidade devido à natureza tóxica de DMSO. Adicionalmente, os compostos podem ser librados usando um sistema de liberação sustentada, tal como matrizes semiper- meáveis de polímeros hidrofóbicos sólidos contendo o agente terapêutico. Vários materiais de liberação sustentada têm sido estabelecidos e são conhecidos por aqueles versados na técnica. Cápsulas de liberação sustentada podem, dependendo de sua natureza química, liberar os compostos em poucas semanas até aproximadamente 100 dias. Dependendo da natureza química e da estabilidade biológica do reagente terapêutico, estratégias adicionais para estabilização de proteína podem ser empregadas.
As composições farmacêuticas também podem compreender veículos ou excipientes de fase em gel ou sólidos adequados. Esses veículos ou excipientes podem prover aper-feiçoamento marcado na biodisponibilidade de fármacos fracamente solúveis. Exemplos de tais veículos ou excipientes incluem carbonato de cálcio, fosfato de cálcio, açúcars, amidos, derivados de celulose, gelatina, e polímeros tais como polietileno glicois. Além do mais, aditivos ou excipientes tais como Gelucire®, Capryol®, Labrafil®, Labrasol®, Lauroglicol®, Plural®, Paceol®, Transcutol®, e semelhants podem ser usados.
Adicionalmente, a composição farmacêutica pode ser incorporada em um adesivo de pele para liberaração do fármaco diretamente na pele.
Será apreciado que as dosagens dos agentes desta invenção irão varias de acordo com o agente particular sendo usado, na composição particular formulada, o modo de administração, e o local particular, hospedeiro, e doença sendo tratada. Aqueles versados na técnica usando tester de determinação de dosagem convencionais em vistas dos dados experimentais para um dado composto podem averiguar dosagens ideais para um dado conjunto de condições. Para administração oral, uma dose diária exemplar geralmente empregada será de cerca de 0,001 a cerca de 1000 mg/kg de peso corporal, com cursos de tratamento repetido em intervalo aprorpiado.
Além do mais, as formulações farmaceuticamente aceitáveis da presente invenção podem conter um composto da presente invenção, ou um sal ou solvente do mesmo, em uma quantidade de cerca de 10 mg a cerca de 2000 mg, ou cerca de 10 mg a cerca de 1500 mg, ou cerca de 10 mg a cerca de 1000 mg, ou cerca de 10 mg a cerca de 750 mg, ou cerca de 10 mg a cerca de 500 mg, ou cerca de 25 mg a cerca de 500 mg, ou cerca de 50 mg a cerca de 500 mg, ou cerca de 100 mg a cerca de 500 mg.
Adicionalmente, as formulações farmaceuticamente aceitáveis da presente invenção contêm um composto da presente invenção, ou um sal ou solvato dos mesmos, em uma quantidade de cerca de 0,5% em p/p a cerca de 95% em p/p, ou cerca de 1% em p/p a cerca de 95% em p/p, ou cerca de 1 % em p/p a cerca de 75% em p/p, ou cerca de 5% em p/p a cerca de 75% em p/p, ou cerca de 10% em p/p a cerca de 75% em p/p, ou cerca de 10% em p/p a cerca de 50% em p/p.
Os compostos da presente invenção, ou sais ou solvatos dos mesmos, podem ser administrados a um mamífero sofrendo de crescimento celular anormal, tal como um humano, sozinho ou em parte de uma solução farmaceuticamente aceitável, uma vez ao dia, das
vezes ao dia, três vezes ao dia, ou quatro vezes ao dia, ou mesmo mais frequentemente.
Aqueles versados na técnica entenderão que com relação aos compostos da presente invenção, a formulação farmacêutica particular, a dosagem, e o número de doses dadas por dia a um mamífero requerendo tal tratamento, são todos escolhas dentro do conhecimento de um versado na técnica e podem ser determinados sem experimentação indevida.
Os compostos da presente invenção são úteis para modular ou inibir atividade PI3- Ka. Consequentemente, esses compostos são úteis para a prevenção e/ou tratamento de estados de doenças associadas com crescimento celular anormal tal como câncer, sozinho ou em combinação com outros agentes anticancerígenos.
A invenção também refere-se a um método para o tratamento de crescimento celular anormal em um mamífero, incluindo um humano, compreendendo administrar ao mamífero uma quantidade de um composto da fórmula (I), como definido acima, ou um sal ou solvato do mesmo, que e eficaz no tratamento de crescimento celular anormal.
Em uma modalidade deste método, o crescimento celular anormal, incluindo, mas não limitado a, mesotelioma, hepatobiliar (duto hepático ou biliar), um tumor CNS primário ou secundário, um tumor cerebral primário ou secundário, câncer de pulmão (NSCLC e S- CLC), câncer de osso, câncer pancreático, câncer de pele, câncer da cabeça ou pescoço, melanoma cutâneo ou intraocular, câncer ovariano, câncer de colo, câncer retal, câncer da região anal, gastrintestinal (gástrico, colorretal, e duodenal), cancer de mama, câncer uterino, carcinoma das trompas de falópio, carcinoma de endométrio, carcinoma do cervix, carcinoma da vagina, carcinoma da vulva, doença de Hodkin, câncer de esôfago, câncer do intestino delgado, câncer do sistema endócrino, câncer da glândula tireoide, câncer da glândula paratireóide, câncer da glândula adrenal, sarcoma de tecido mole, câncer da uretra, câncer do pênis, câncer de próstata, câncer de testículo, leucemia crônica ou aguda, leucemia mielóide crônica, linfomas linfocíticos, câncer da bexiga, câncer do rim e ureter, carcinoma de célula renal, carcinoma da pélvis renal, neoplasmas do sistema nervoso central (CNS), linfoma de CNS primário, linfoma de não hodkin, tumores da medula espinhal, glioma do tronco cerebral, adenoma pituitário, câncer da adrenocorticóide, câncer da vesicular biliar, mieloma múltiplo, colangiocarcinoma, fibrosarcoma, neuroblastoma, retinoblastoma, ou uma combinação de um ou mais dos cânceres acima mencionados.
Em uma modalidade da presente invenção o câncer é selecionado de câncer de pulmão (NSCLC ou SCLC), câncer da cabeça ou pescoço, câncer ovariano, câncer de colo, câncer retal, cancr da egião anal, câncer de estômago, câncer de mama, câncer do rim ou ureter, carcinoma de célula renal, carcinoma, da pélvis renal, neoplasma do sistema nervoso central (CNS), linfoma de CNS primário, linfoma de não hodkin, tumores da medula espinhal, ou uma combinação de uma ou mais cânceres acima mencionado.
Em outra modalidade da presente invenção o câncer é selecionado de câncer de pulmão (NSCLC e SCLC), câncer ovariano, câncer de colo, câncer retal, câncer da região anal, ou uma combinaçõ de um ou mais dos cânceres acima mencionados.
Em outra modalidade da presente invenção o câncer é selecionado de câncer de pulmão (NSCLC e SCLC), cancer ovariano, câncer de colo, câncer retal, ou uma combinação de uma ou mais dos cânceres acima mencionados.
Em outra modalidade do método, o crescimento celular anormal é uma doença pro-liferativa benigna, incluindo, mas não limitado a, psoríase, hipertrofia prostática benigna, ou restenose.
Esta invenção também refere-se a um método para o tratamento de crescimento celular anormal em um mamífero que compreende administrar ao mamífero uma quantidade de um composto da presente invenção, ou um sal ou solvato do mesmo, que é eficaz no tratamento de crescimento celular em combinação com um angente antitumor a partir do grupo consistindo em inibidores mitóticos, agentes de alquilaçao, antimetabólitos, antibióticos de intercalação, inibidores de fator de crescimento, inibidores de cilco celular, enzimas, inibidores de topoisomerase, modificadores de resposta biológica, anticorpos, citotóxicos, anti-hormônios, e anti-androgênios.
Em uma modalidade da presente invenção o agente antitumor em conjunto com um composto da presente invenção e composições farmacêuticas descritas aqui é um agente de angiogênese, inibidor de quinase, inibidor de quinase pan, ou inibidor de fator de crescimento. Inibidors de quinase pan preferidos incluem Sutent™ (sunitinib), descrito na Patente U.S. n° 6,573,293 9 (Pfizer, Inc, NY, USA). Agentes anti-angiogênese, inclui mas não são limitados aos seguintes agentes, tais como inibidores EGF, inibidores EGFR, inibidores VEGF, inibidores VEGFR, inibidores TIE2, inibidores TIE2, inibidores IGF1R, inibidores COX-II (ciclooxigenase II), inibidors MMP-2 (matriz-metaloprotienase 2), e inibidores COX-II (matriz-metaloprotienase).
Inibidores VEGF preferidos, incluem, por exemplo, Avastin (bevacizumab), um anti-corpo monoclonal anti-VEGF de Genentech, Inc. of South San Francisco, Califórnia. Inibidores VEGF adicionais incluem CP-547,632 (Pfizer Inc., NY, USA), AG13736 (Pfizer Inc.), ZD- 6474 (AstraZeneca), AEE788 (Novartis), AZD-2171 , VEGF Trap (Regeneron/Aventis), Vata- lanib (também conhecido como PTK-787, ZK-222584: Novartis & Schering AG), Macugen (pegaptanib octasodium, NX-1838, EYE-001 , Pfizer Inc./Gilead/Eyetech), IM862 (Cytran Inc. of Kirkland, Washington, USA); e angiozima, uma ribozima sintética de Ribozyme (Boulder, Colorado) and Chiron (Emeryville, California) e combinações dos mesmos.
Inibidores VEGF na prática da presente invenção são descritos na Patente U.S. n° 6,534,524 e 6,235,764 ambas as quais são incorporadas na sua totalidade para todas as finalidades. Inibidores VEGF adicionais são descritos em, por exemplo, WO 99/24440, em WO 95/21613, WO 99/61422, Patente U.S. 5,834,504, WO 98/50356, Patente U.S. 5,883,113, Patente U.S. 5,886,020, Patente U.S. 5,792,783, Patente U.S. 6,653,308. WO 99/10349, WO 97/32856, WO 97/22596, WO 98/54093, WO 98/02438, WO 99/16755, and WO 98/02437, todas as quais são aqui incorporadas em sua totalidade.
Outros compostos anti-organicos incluem acitretin, fenretinida, talidomida, ácido zo- ledrônico, angiostatin, aplidina, cilengtida, combretastatin A-4, endostatin, halofuginona, re- bimastat, removab, Revlimid, squalamina, ukrain, Vitaxin e combinações dos mesmos.
Outros agentes proliferativos que podem ser usados em combinação vom os com-postos da presente invenção incluem inibidores da transferase de proteína farnesila de enzima e inibidores da quinase tirosina receptora PDGFr, incluindo os componentes descritos e reivindicados nas seguintes: Patente U.S. 6,080,769; Patente U.S. 6,194,438; Patente U.S. 6,258,824; Patente U.S. 6,586447; Patente U.S. 6,071,935; Patente U.S. 6,495,564; e Patente U.S. 6,150,377; Patente U.S. 6,596,735; Patente U.S. 6,479,513; WO 01/40217; U.S. 2003-0166675. Cada uma das patentes acima mencionadas e pedidos de patente são aqui incorporados por referência em sua totalidade.
Inibidores PDGRr incluem mas não são limitados aqueles descritos nas publicações de pedidos de patente números WO 01/40217 e WO 2004/020431, os conteúdos das quais são incorporados em sua totalidade para todas as finalidades. Inibidores de PDGFr incluem CP-673,451 e CP-868,596 da Pfizer e seus sais.
Inibidores GARF preferidos incluem AG-2037 da Pfizer (pelitrexol e seus sais). Ini-bidores GARF úteis na prática da presente invenção são descritos na Patente U.S. 5,608,082 que é incorporada em sua totalidade para todas as finalidades.
Exemplos de inibidores COX-II úteis que podem ser usados em conjunto com um composto de fórmula (II) e composições farmacêuticas descritas aqui incluem CELEBREX™ (celecoxib), parecoxib, deracoxib, ABT-963, MK-663 (etoricoxib), COX-189 (Lumiracoxib), BMS 347070, RS 57067, NS-398, Bextra (valdecoxib), paracoxib, Vioxx (rofecoxib), SD- 8381,4-Metil-2-(3,4-dimetilfenil)-1 -(4-sulfamoil-fenil)-1 H-pirrol, 2-(4-Etoxifenil)-4-metil-1 -(4- sulfamoilfenil)-1H-pirrol, T-614, JTE-522, S-2474, SVT-2016, CT-3, SC-58125 e Arcoxia (e- toricoxib). Adicionalmente, inibidores COX-II são descritos nos pedidos de Patente U.S. 2005-0148627 e US 2005-0148777, os conteúdos dos quais são incrporados em sua totalidade para todas as finalidades.
Em uma modalidade particular o agente antitumor é celeoxib (Patente U.S No. 5,466,823), valdecoxib (Patente U.S No. 5,633,272), parecoxib (Patente U.S No. 5,932,598), deracoxib (Patente U.S No. 5,521 ,207), SD-8381 (Patente U.S No. 6,034,256, Exemplo 175), ABT-963 (WO 2002/24719), rofecoxib (CAS No. 162011-90-7), MK-663 (ou etoricoxib) como descrito em WO 1998/03484, COX-189 (Lumiracoxib) como descrito em WO 1999/11605, BMS-347070 (Patente U.S 6,180,651 ), NS-398 (CAS 123653-11-2), RS 57067 (CAS 17932-91-3), 4-Metil-2-(3,4-dimetilfenil)-1-(4-sulfamoil-fenil)-1 H-pirrol, 2-(4-Etoxifenil)- 4-metil-1-(4-sulfamoilfenil)-1H-pirrol, ou meloxicam.
Outros inibidores úteis como agentes antitumor usados em combinação com um composto da presente invenção e composições farmacêuticas descritas aqui incluem aspirina, e fármacos antiinflamatórios não esteroidais (NSAIDs) que inibem a enzima que faz prostaglandinas (ciclooxigenase I e II), resultando em níveis inferiores de prostaglandinas, incluem mas não são limitados aos seguintes: Salsalato (Amigesic), Diflunisal (Dolobid), Ibu-profen (Motrin), Ketoprofen (Orudis), Nabumetone (Relafen), Piroxicam (Feldene), Naproxen (Aleve, Naprosyn), Diclofenac (Voltaren), Indomethacin (Indocin), Sulindac (Clinoril), Tolme- tin (Tolectin), Etodolac (Lodine), Ketorolac (Toradol), Oxaprozin (Daypro) e combinações dos mesmos.
Inibidores COX-I preferidos incluem ibuprofen (Motrin), nuprin, naproxen (Aleve), indomethacin (Indocin), nabumetone (Relafen) e combinações dos mesmos.
Agentes alvo usados em combinação com um composto da presente invenção e composições farmacêuticas descritas aqui incluem inibidores EGFr tais como Iressa (gefiti- nib, AstraZeneca), Tarceva (erlotinib ou OSI-774, OSI Farmaceuticals Inc.), Erbitux (cetuximab, Imclone Farmaceuticals, Inc.), EMD-7200 (Merck AG), ABX-EGF (Amgen Inc. e Abge- nix Inc.), HR3 (Cuban Government), anticorpos IgA (University of Erlangen-Nuremberg), TP- 38 (IVAX), proteína de fusão EGFR, EGF-vacina, imunolipossomas anti-EGFr (Hermes Biosciences Inc.) e combinações dos mesmos. Inibidores EGFr preferidos incluem Iressa, Erbitux, Tarceva e combinações dos mesmos.
Outros agentes antitumores incluem aqueles selecionados de inibidores de receptor erb ou inibidores de receptor ErbB2, tais como CP-724,714 (Pfizer, Inc.), CI-1033 (canerti- nib, Pfizer, Inc.), Herceptin (trastuzumab, Genentech Inc.), Omitarg (2C4, pertuzumab, Ge- nentech Inc.), TAK-165 (Takeda), GW -572016 (lonafarnib, GlaxoSmithKline), GW-282974 (GlaxoSmithKline), EKB-569 (Wyeth), PKI-166 (Novartis), dHER2 (vacina HER2, Corixa e GlaxoSmithKline), APC8024 (Vacina HER2, Dendreon), anticorpo biespecífico anti- HER2/neu (Decof Cancer Center), B7.her2.lgG3 (Agensys), AS HER2 (Research Institute for Rad Biology & Medicine), anticorpos biespecíficos trifuncionais (University of Munich) e mAB AR-209 (Aronex Farmaceuticals Inc) e mAB 2B-1 (Chiron) e combinações dos mesmos.
Agentes antitumores seletivos erb incluem Herceptin, TAK-165, CP-724,714, ABX- EGFi HER3 e combinações dos mesmos. Inibidores de receptor erbb preferidos incluem GW572016, CI-1033, EKB-569, e Omitarg e combinações dos mesmos.
Inibidores erbB2 adicionais incluem aqueles descritos em WO 98/02434, WO 99/35146, WO 99/35132, WO 98/02437, WO 97/13760, WO 95/19970, Patente U.S. 5,587,458, e Patente U.S. 5,877,305, cada um dos quais são aqui incorporados para referência em sua totalidade. Inibidores de receptor ErbB2 úteis na presente invenção são também descritos na Patente U.S. Patents 6,465,449, e 6,284,764, e em WO 2001/98277 cada um dos quais são aqui incorporados por referência em sua totalidade.
Adicionalmente, outros agentes antitumor podem ser selecionados a partir dos seguintes agentes BAY-43-9006 (Onyx Farmaceuticals Inc.), Genasense (augmerosen, Gen- ta), Panitumumab (Abgenix/Amgen), Zevalin (Schering), Bexxar (Corixa/GlaxoSmithKline), Abarelix, Alimta, EPO 906 (Novartis), discodermolide (XAA- 296), ABT-510 (Abbott), Neo- vastat (Aeterna), enzastaurin (Eli Lilly), Combrestatin A4P (Oxigene), ZD-6126 (AstraZeneca), flavopiridol (Aventis), CYC-202 (Cyclacel), AVE-8062 (Aventis), DMXAA (Ro- che/Antisoma), Thymitaq (Eximias), Temodar (temozolomida, Schering Plough) e Revilimd (Celegene) e combinações dos mesmos.
Outros agentes antitumores podem ser selecionados a partir dos seguintes agentes, CyPat (acetato de ciproterona), Histerelin (acetato de histrelin), Plenaixis (abarelix depot), Atrasentan (ABT-627), Satraplatin (JM-216), thalomid (Thalidomide), Theratope, Temili- fene (DPPE), ABI-007 (paclitaxel), Evista (raloxifeno), Atamestane (Biomed-777), Xyotax (poliglutamato paclitaxel), Targetin (bexarotina) e combinações dos mesmos.
Adicionalmente, outros agentes antitumores podem ser selecionados a partir dos seguintes agentes, Trizaona (tirapazamina), Aposyn (exisulind), Nevastat (AE-941), Ceplene (dihidrocloreto de histamina), Orathecin (rubitecan), Virulizin, Gastrimmune (G17DT), DX- 8951 f (mesilato de exatecan), Onconase (ranpirnase), BEC2 (mitumoab), Xcitrin (motexafin gadolinium) e combinações dos mesmos.
Agentes antitumores adicionais podem ser selecionados a partir dos seguintes a- gentes, CeaVac (CEA), NeuTrexin (glicuronato de trimetresato) e combinações dos mesmos. Agentes antitumores adicionais podem ser selecionados a partir dos seguintes agentes, OvaRex (oregovomab), Osidem (IDM-1), e combinações dos mesmos. Agentes antitumores adicionais podem ser selecionados a partir dos seguintes agentes, Advexin (ING 201), Tirazona (tirapazamina), e combinações dos mesmos. Agentes antitumores adicionais podem ser selecionados a partir dos seguntes agentes, RSR13 (efaproxiral), Cotara (1311 chTNT 1/b), NBI-3001 (IL-4) e combinações dos mesmos. Agentes antitumores adicionais podem ser selecionados a partir dos seguintes agentes, Canvaxin, GMK vaccine, PEG Inte- ron A, Taxoprexin (DHA/paciltaxel), e combinações dos mesmos.
Outros agentes antitumores incluem inibidores MEK1/2 da Pfizer PD325901, inibidores MEK da Array Biofarm ARR Y-142886, inibidores CDK2 da Bristol Myers BMS- 387,032, inibidores CDK da Pfizer PD0332991 e inibidores AXD-5438 da AstraZeneca, e combinações dos mesmos.
Adicionalmente, inibidores mTOR podem também serem utilizados tais como CCI- 779 (Wyeth) e derivados de rapamicin RAD001 (Novartis) e AP-23573 (Ariad), inibidores de HDAC, SAHA (Merck Inc/Aton Farmaceuticals) e combinações dos mesmos. Agentes anti- tumores adicionais incluem inibidores aurora 2 VX-680 (Vertex), e inibidor Chk1/2 XL844 (Exilixis).
Os seguintes agentes citotóxicos, por exemplo, um ou mais selecionados a partir do grupo consistindo em epirubicin (Ellence), docetaxel (Taxotere), paclitaxel, Zinecard (dexra- zoxane), rituximab (Rituxan) mesilato de imatinib (Gleevec), e combinações dos mesmos, podem ser usados em combinação com um composto da presente invenção e composições farmacêuticas descritos aqui. A invenção também contempla o uso dos compostos da presente invenção juntos com terapia hormonal, incluindo mas não limitada a, exemestano (A- romasin, Pfizer Inc.), leuprorelin (Lupron ou Leuplin, TAP/Abbott/Takeda), anastrozol (Arimi- dex, Astrazeneca), gosrelin (Zoladex, AstraZeneca), doxercalciferol, fadrozol, formestane, tamoxifen citrato (tamoxifen, Nolvadex, AstraZeneca), Casodex (AstraZeneca), Abarelix (Praecis), Trelstar, e combinações dos mesmos. A invenção também refere-se ao uso dos compostos da presente invenção juntos como agentes de terapia hormonal tais como anti- estrogênios incluindo, mas não limitados a fulvestrant, toremifene, raloxifeno, lasofoxifeno, letrozol (Femara, Novartis), anti-androgênio tais como bicalutamida, flutamida, mifepristona, nilutamida, Casodex™(4,-ciano-3-(4-fluorofenilsulfonil)-2-hidróxi-2-metil-3’-(trifluorometil) propionanilida, bicalutamida) e combinações dos mesmos.
Adicionalmente, a invenção provê um composto da presente invenção sozinho ou em combinação com um ou mais produtos de cuidado de apoio, por exemplo, um produto do grupo consistindo em Filgrastim (Neupogen), ondansetron (Zofran), Fragmin, Procrit, Aloxi, Emend, ou combinações dos mesmos.
Agentes citotóxicos particularmente preferidos incluem Camptosar, Erbitux, Iressa, Gleevec, Taxotere e combinações dos mesmos.
Os seguintes inibidores de topoisomerase I podem ser utilizados como agentes an- titumores: camptotecin; irinotecan HCI (Camptosar); edotecarin; oratecin (Supergen); exate- can (Daiichi); BN-80915 (Roche); e combinações dos mesmos. Inibidores de toposimerase II preferidos incluem epirubicin (Ellence).
Agentes de alquilação incluem, mas não são limitados a N-óxido de mostarda de ni-trogênio, ciclofosfamida, ifosfamida, melfalan, busulfan, mitobronitol, carboquona, tiotepa, ranimustina, nimustina, temozolomida, AMD-473, altretamina, AP-5280, apaziquona, brostal- licin, bendamustina, carmustina, estramustina, fotemustina, glufosfamida, ifosfamida, KW- 2170, mafosfamida, e mitolactol; compostos de alquilação coordenados de platina incluem, mas não são limitados a, cisplatina, Paraplatina (carboplatina), eptaplatina, lobaplatina, ne- daplatina, Eloxatina (oxaliplatina, Sanofi) ou satrplatina combinações dos mesmos. Agentes de alquilação particularmente preferidos incluem Eloxatina (oxaliplatina).
Antimetabólitos incluem, mas não são limitados a, metotrexato, 6-mercaptopurina ribosida, mercaptopurina, 5-fluorouracil (5-FU) sozinho ou em combinação com leucovorin, tegafur, UFT, doxifluridina, carmofur, citarabina, ocfosfato de citarabina, enocitabina, S-1, Alimta (dissódio premetrexado, LY231514, MTA), Gemzar (gemcitabina, Eli Lilly), fludarabin, 5-azacitidina, capecitabina, cladribina, clofarabina, decitabina, eflornitina, etinilcitidina, citosi- na arabinosida, hidroxiuréia, TS-1, melfalan, nelarabina, nolatrexed, ocfosfato, dissódio pre-metrexado, pentostatin, pelitrexol, raltitrexed, triapina, trimetrexato, vidarabina, vincristina, vinorelbina; ou por exemplo, um dos antimetabólitos descritos no pedido de Patente Europeia N° 239362 such asácido N-(5-[N-(3,4-diidro-2-metil-4-oxoquinazolin-6-ilmetil)-N- metilamino]-2-tenoil)-L-glutâmico e combinações dos mesmos.
Antibióticos incluem antibióticos de intercalação e incluem, mas não são limitados a: aclarubicin, actinomycin D, amrubicin, anamicin, adriamicin, bleomicin, daunorubicin, doxorubicin, elsamitrucin, epirubicin, galarubicin, idarubicin, mitomicin C, nemorubicin, neocarzi- nostatin, peplomicin, pirarubicin, rebecamicin, stimalamer, streptozocin, valrubicin, zinostatin e combinações dos mesmos.
Substâncias antitumor derivadas de plantas incluem por exemplo aquelas selecionadas de inibidores mitóticos, por exemplo, vinblastina, docetaxel (Taxotere), paclitaxel e combinações dos mesmos.
Agentes de inibição de topoisomerase incluem um ou mais agentes selecionados do grupo consistindo em aclarubicn, amonafida, belotecan, camptotecin, 10- hidroxicamptotecin, 9- aminocamptotecin, diflomotecan, irinotecan HCI (Camptosar), edote- carin, epirubicin (Ellence), etoposida, exatecan, gimatecan, lurtotecan, mitoxaπtrona, pirarubicin, pixantrona, rubitecan, sobuzoxano, SN-38, tafluposida, topotecan, e combinações dos mesmos.
Agentes de inibição de topoisomerase citotóxicod preferidos incluem um ou mais agentes selecionados do grupo consistindo em camptothecin, 10-hidroxicamptotecin, 9- aminocamptotecin, irinotecan HCI (Camptosar), edotecarin, epirubicin (Ellence), etoposida, SN-38, topotecan, e combinações dos mesmos.
Imunológicos incluem interferons e vários outros agentes de melhoramento imune. Interferons incluem interferon alfa, interferon alfa-2a, interferon, alfa-2b, interferon beta, interferon gama-1a, interferon gama-1b (Actimmune), ou interferon gama-n1 e combinações dos mesmos. Outros agentes incluem filgrastim, lentinan, sizofilan, TheraCys, ubenimex, WF-10, aldesleukin, alemtuzumab, BAM-002, dacarbazina, daclizumab, denileucin, gemtu- zumab ozogamicin, ibritumomab, imiquimod, lenograstim, lentinan, vacina de melanoma (Corixa), molgramostim, OncoV AX-CL, sargramostim, tasonermin, tecleukin, timalasin, tosi- tumomab, Virulizin, Z-100, epratuzumab, mitumomab, oregovomab, pemtumomab (Y- muHMFGI), Provenge (Dendreon) e combinações dos mesmos.
Modificadores de resposta biológica são agentes que modificam mecanismos de defesa de organismos vivos ou respostas biológicas, tais como sobrevivência, crescimento, ou diferenciação de células de tecido para direcioná-las para terem atividade antitumor. Tais agentes incluem krestin, lentinan, sizofiran, picibanil, ubenimex e combinações dos mesmos.
Outros agentes anticâncer que podem ser usados em combinação com um composto da presente invenção incluem alitretinoin, ampligen, atrasentan bexarotene, bortezo- mib. Bosentan, calcitriol, exisulind, finasterida, fotemustina, ácido ibandrônico, miltefosina, mitoxantrona, l-asparaginase, procarbazina, dacarbazina, hidroxicarbamida, pegaspargase, pentostatin, tazarotna, Telcyta (TLK-286, Telik Inc.), Velcade (bortemazib, Millenium), tretinoin, e combinações dos mesmos.
Compostos coordenados de platina incluem, mas nao são limitados a, cisplatin, carboplatin, nedaplatin, oxaliplatin,e combinações dos mesmos.
Derivados de Camptotecin incluem, mas não são limitados a camptotecin, 10- hidroxicamptotecin, 9-aminocamptotecin, irinotecan, SN-38, edotecarin, topotecan e combi-nações dos mesmos. Outros agentes antitumores incluem mitoxantrona, l-asparaginase, procarbazina, dacarbazina, hidroxicarbamida, pentostatin, tretinoin e combinações dos mesmos.
Agentes antitumores capazes de melhorar respostas imunes antitumor, tais como anticorpos CTLA4 (antígeno linfócito citotóxico 4), e outros agentes capazes de bloquear CTLA4 podem também ser utilizados, tais como compostos MDX-010 (Medarex) e CTLA4 descritos na Patente U.S. 6,682,736; e agentes antiproliferativos tais como outros inibidores de transferase de proteína farnesila, for exemplo os inibidores de transferase de proteína farnesila. Adicionalmente, anticorpos CTLA4 específicos que podem ser usados em combinação com compostos da presente invenção incluem aqueles descritos nas Patentes U.S. 6,682,736 e 6,682,736 ambas as quais são aqui incorporadas por referência em sua totalidade.
Anticorpos IGF1R específicos que podem ser usados em combinaçaocom métodos da presente invenção incluem aqueles descritos em WO 2002/053596, os quais são aqui incorporados por referência em sua totalidade.
Anticorpos CD40 específicos que podem ser usados na presente invençãoincluem aqueles descritos em WO 2003/040170 os quais são aqui incorporados por referência em sua totalidade.
Agentes de terapia de gene também podem ser empregados como agentes antitumor tais como TNFerade (GeneVec), que expressa TNFalfa em resposta a radioterapia. Em uma modalidade da presente invenção estatinas podem ser usadas em combinação com um composto da presente invençãoe composições farmacêuticas dos mesmos. Estatinas (HMG-CoA reducatase inhibitors) podem ser selecionadas do grupo consistindo em Atorvastatin (Lipitor™, Pfizer Inc.), Pravastatin (Pravachol™, Bristol-Myers Squibb), Lovastatin (Me- vacor™, Merck Inc.), Simvastatin (Zocor™, Merck Inc.), Fluvastatin (Lescol™, Novartis), Cerivastatin (Baycol™, Bayer), Rosuvastatin (Crestor™, AstraZeneca), Lovostatin e Niacin (Advicor™, Kos Farmaceuticals), derivados e combinações dos mesmos.
Em uma modalidade preferida a estatina é selecionada do grupo consistindo em Atovorstatin e Lovastatin, derivados e combinações dos mesmos. Outros agentes úteis como agentes antitumores incluem Caduet.
Nas seguintes preparações e Exemplos, "Ac" significa acetila, "Me" significa metila, "Et" significa etila, "F" significa fenila, "BOC", "Boc" ou "boc" significa N-terc-butoxicarbonila, "DCM" (CH2CI2) significa cloeto de metileno, "DIPEA" ou "DIEA" significa diisopropil etil amina, "DMA" significa N,N-dimetilacetamida, "DMF" significa N-N-dimetil formamida, "DMSO" significa dimetilsulfóxido, "DPPP" significa 1,3-bis(difenilfosfino)propano, "HOAc" significa ácido acético, "IPA" significa ácool isopropilico, "NMP" significa 1-metil 2-pirrolidinona, "TEA" significa trietil amina, ’TFA" significa ácido trifluoroacético, "DCM" significa diclorometano, "EtOAc" significa acetato de etila, "MgSO4" significa sulfato de magnésio, "Na2SO4" significa sulfato de sódio, "MeOH" significa metanol, "Et2O" significa dietil éter, "EtOH" significa etanol, "H2O" significa água, "HCI" significa ácido clorídrico, "POCI3" significa oxicloreto de fósforo, "K2CO3" significa carbonato de potássio, 'THF" significa tetrahidrofurano, "DBU" significa 1,8-diazabiciclo[5.4.0]undec-7-eno, "LiHMDS" ou "LHMDS" significa hexametildissilazida de lítio, 'TBME" ou "MTBE" significa terc-butil metil éter, "LDA" significa diisopropilamida de lítio, "N" significa Normal, "M" significa molar, "mL" significa mililitro, "mmol" significa milimo- les, "pmol" significa micromoles, "eq." significa equivalent, "°C" significa graus Celsius, "Pa" significa pascais.
Compostos da presente invenção podem ser preparados usando rotas de reação e esquemas sintéticos abaixo, empregando as técnicas disponíveis na área usando materiais que são prontamente disponíveis. A preparação de certas modalidades da presente invenção é descrita em detalhes nos exemplos seguintes, mas aqueles versados na técnica reconhecerão que as preparações descritas podem ser prontamente adapatadas para preparar outras modalidades da presesnte invenção. Por exemplo, a síntese de compostos não e- xemplificados de acordo com a invenção pode ser realizada por modidicações aparentes aqueles versadoa na técnica, por exemplo, apropriadamente protegendo grupos de interferência, alterando para outros reagentes adequados conhecidos na área, ou preparando medcamentos de rotina de condições de reação. Alternativamente, outras reações referidas aqui ou conhecidas na área serão reconhecidas como tendo adapatativamente preparar outros compostos da invenção.
Em um processo sintético geral, compostos da estrutura geral representados por 3 são preparados de acordo com o método A. Método A
Composto 1, em que X é Cl, Br ou I e a preparação foi descrita em W02005105801, é convertido para o composto 2 tratando com uma amina da fómula RINH2 em um solvente adequado, por exemplo dioxano, na presença de uma bae, por exemplo, trietil amina, em uma temperatura elevada variando de 40°C a 220°C por um período de tempo que varia de umas poucas horas a poucos dias. O composto 2 é convertido para um composto 3 tratando com ácido borônico da fórmula R3-B(OH)2 ou um éster borônico correspondente, seguindo a condições de reação Suzuki modificadas conhecidas por aqueles versados na técnica.
Em outro processo assintético geral, compostos da estrutura geral representados por 8 são preparados de acordo com o Método B. Método B
O composto 4 é converido em um composto 5 reagindo com um éster acrilato na presença de n-ciclohexil-N-metilciclohexamina, tetrafluoroborato de tri-terc-butilfosfônio, cloreto de lítio e tris(dibenzildecanoacetona)dipaladio(0), em um solvente adequado, por exemplo, 1,4-dioxano em uma temperatura que varia de 50°C a 75°C de meia hora a vários dias. O composto 5 é convertido no composto 6 por hidrogenação. Hidrólise do derivado de éster 6, seguido por formação de amida, fornece o composto de fórmula 8.
Em outro processo sintético geral, compostos da estrutura geral representados por 11 são preparados de acordo com o método C. Método C
O composto 9 é conertido no composto 10 tratando com trimetiborato e butil lítio em solvente adequado, por exemplo, THF em uma temperatura que varia de 40°C a 90°C, o composto 10 é convertido no composto 11 reagindo com R3-X seguindo condições de reação Suzuki conhecidas por aqueles versados na técnica. 5 Em outro processo sintético geral, compostos da estrutura geral representados por 16 são preparados de acordo com o método D.
O composto 12 é reagido com um álcool da fórmula R2OH na presença de trifenil- fosfina e azodicarboxilato de dietila (DEAD) em um solvente adequado, THF em uma tempe- 10 ratura que varia de 0°C ambiente a 60°C para fornecer o composto de fórmula 13. O composto de fórmula 13 é convertido no composto 14 tratando com ácido borônico da fórmula R3-B(OH)2 OU um éster borônico correspondente, seguindo condições de reação Suzuki modificadas conhecidas por aqueles versados na técnica. O composto 14 é oxidizado para fornecer o composto 15 usando reagentes tais como, por exemplo ácido m-cloperbenzóico 15 (MCPBA). O tratamento do composto 15 com uma amina da fórmula RINH2 fornece o com-posto 16.
Em outro processo sintético geral, compostos representados por 21 são preparados de acordo com o método E. Método E
O composto 17 é convertido no composto 18 tratando com R2X, em que X é CL, Br, ou I na presença de uma base, por exemplo, hidreto de sódio, em um solvente adequado tal como, por exemplo, DMF, em uma temperatura que varia de 25°C a 100°C. O composto 18 é convertido em um composto 19 tratando com ácido borônico da fórmula R3-B(OH)2 ou um 5 éster borônico correspondente, seguindo condições de estrutura Suzuki modificadas conhecidas por aqueles versados na técnica. O composto 19 é oxidizado para fornecer o composto 20 usando reagentes tais como, por exemplo, MCPBA. O tratamento do composto 20 com uma amina da fórmula RÍNH2 em um solvente adequado tal como, por exemplo, THF sob condições de refluxo fornece o composto de fórmula 21. 10 Em outro processo sintético da fórmula geral, compostos da estrutura geral repre sentados por 28 são preparados de acordo com o método F.
O composto comercialmente disponível 22 é convertido no composto 23 reagindo com uma amina da fórmula R2-NH2 em um solvente adequado tal como, por exemplo, dime- tilacetamida, na presença de bases tais como carbonato de potássio e diisopropiletilamina, em temperatura elevada que varia de 40°C a 22°C por um período de tempo que varia de umas poucas horas a poucos dias. O composto 23 é convertido no composto 24 em que X é Cl, Br ou I tratando com N-halossuccinamida em um solvente adequado tal como clorofórmio ou tatracloreto de carbono, em temperatura ambiente por um período de tempo que varia de 30 min a poucas horas. O composto 24 é convertido no composto 25 reagindo com um éster de acrilato na presença de trio-o-tolilfosfina, acetato de paládio (II) e trietilamina em uma temperatura elevada. O composto 25 é convertido no composto 26 aquecendo a solução do composto 25, tiofenol ou KOtBu, e bases orgânicas tais como trietilamina e DBU, em um solvente adequado tal como dimetilacetamida em uma temperatura elevada que varia de 40°C a 220°C por um período de tempo que varia de umas poucas horas a poucos dias. O composto 26 é convertido no composto 27 tratando com N-halossuccinamida em um solvente adequado tal como DMF em temperatura ambiente por um período de tempo que varia de 30 min a poucas horas. O composto 27 é em seguida convertido no composto 28 reagindo com ácido borônico da fórmula R3-B(OH)2 ou um éster borônico correspondente, na presença de uma base, por exemplo, carbonato de potássio, e bis(trifenilfosfina) cloreto de paládio (II), em um solvente adequado tal como DMF e solução de água, em uma temperatura elevada que varia de 70°C to 12O°C, por um período de tempo de várias horas a uns poucos dias. Método F
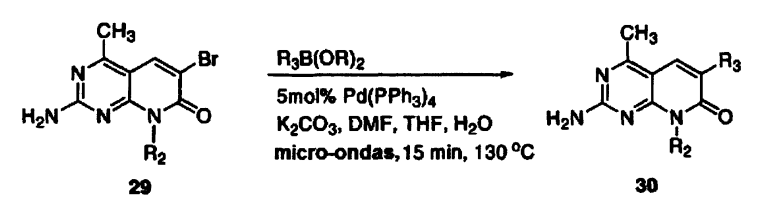
pode ser usado, por exemplo, para preparar o composto 28 em que R2 é um grupo espirocíclico opcionalmente substituído. Método G
Em uma caixa de luvas, o seguinte foi adicionado a um Tubo de reação em Microondas de Química Pessoal de 2,0 ml: uma barra de agitação triangular, a solução de haleto de arila apropriado 29 em DMF (300 pl, 75 pmol, 1.0 eq., 0.25 M), 0 ácido borônico ou éster borônico apropriado em DMF (300 pl, 75 pmol, 1.0 eq., 0.25 M), catalisador (PPh3J4 em THF anidro (300 pL, 3.75 pmoles, 0,05 eq., 0.0125 M) e K2CO3 em água Dl desgaseificada (94 pL, 188 pmol, 2.5 eq., 2.0 M). O tubo de micro-ondas vedado com uma capa de sépto, e fora da caixa de luvas, as misturas de reação foram aquecidas em um Sintetizador de Microondas de Química Pessoal por 15 minutos a 130 °C. As misturas de reação foram transferidas para um tubo de teste de 13 x 100 mm. Os tubos de micro-ondas foram lavados com DMF (1.0 ml), e o DMF lavado foi combinado com o material originalmente transferido. Os solventes foram removidos, e EtOAc (1 ml) e água Dl (1 ml) foram adiconados a cada tubo. Após agitação e centrifugação, os sobrenadantes foram transferidos para um novo tubo de teste de 13 x 100 mm. A fase aquosa fou extraída duas vezes mais com EtOAc fresco (1 ml). As fases orgânicas combinadas foram extraídas de volta com água Dl (1 mL) e. NaCI aq. (1 mL). A fase orgânica foi filtrada através de um filtro de seringa, e o filtrado foi evaporado. Os resíduos forma reconstituídos em DMSO, e o material bruto foi sujeitado a purificação com HPLC usando acetonitrila / água com 0,5% de TFA como a fase móvel em uma coluna Agilent Zorbax Extend C18. Método H
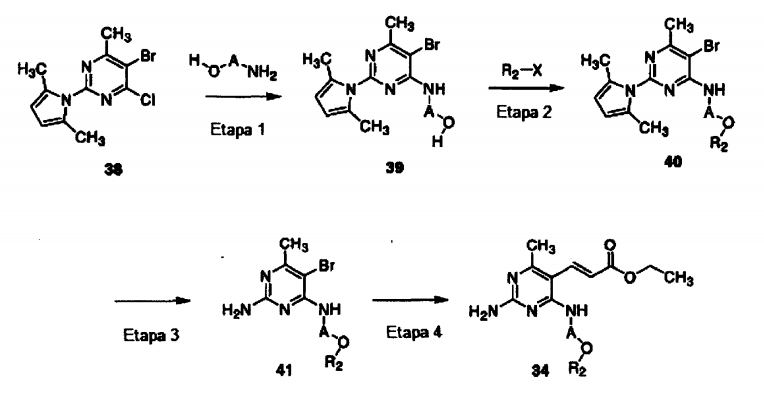
O composto comercialmente disponível 31 é convertido no composto 32 reagindo com uma amina da fórmula R2-O-A-NH2, em que A é uma C3.10 cicloalquila opcionalmente substituída, em um solvente adequado tal como, por exemplo, dimetilacetamida, na presença de bases tais como carbonato de potássio e diisopropiletilamina, em temperatura elevada que varia de 40°C a 22O°C por um período de tempo que varia de umas poucas horas a poucos dias. O composto 32 é convertido no composto 33 em que X é Cl, Br ou I tratando com N-halossuccinamidaem um solvente adequado tal como clorofórmio ou tatracloreto de carbono, em temperatura ambiente por um período de tempo que varia de 30 min a poucas horas. O composto 33 é convertido no composto 34 reagindo com um éster de acrilato na presença de trio-o-tolilfosfina, acetato de paládio (II) e trietilamina em uma temperatura elevada. O composto 34 é convertido no composto 35 aquecendo uma solução do composto 34, tiofenol ou KOtBu, e bases orgânicas tais como trietilamina e DBU, em um solvente adequado tal como dimetilacetamida em uma temperatura elevada que varia de 40°C a 220°C por um período de tempo que varia de umas poucas horas a poucos dias. O composto 35 é convertido no composto 36 tratando com N-halossuccinamida em um solvente adequado tal como DMF em temperatura ambiente por um período de tempo que varia de 30 min a poucas horas. O composto 36 é em seguida convertido no composto 37 reagindo com ácido borônico da fórmula R3-B(OH)2 ou um éster borônico correspondente, na presença de uma base, por exemplo, carbonato de potássio, e bis(trifenilfosfina) cloreto de paládio (II), em um solvente adequado tal como DMF e solução de água, em uma temperatura elevada que va- ria de 70°C to 150°C, por urn periodo de tempo de várias horas a uns poucos dias.
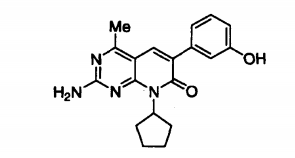
O composto da fórmula 34 pode também ser preparado como descrito no Método I. O composto 38 é convertido no composto 39 reagindo com uma amina da fórmula HO-A- NH2 em um solvente adequado tal como, por exemplo, dimetilacetamida, na presença de bases tais como carbonato de potássio e diisopropiletilamina, em temperatura elevada que varia de 40°C to 22O°C por um período de tempo que varia de umas poucas horas a poucos dias. O composto 39 é convertido no composto 40 reagindo com R2X em um solvente adequado tal como DMF na presença de uma base tal como hidreto de sódio em temperatura que varia de temperatura ambiente a 100°C. O composto 40 é convertido no composto 41 tratando com hidroxilamina em etanol aquoso em temperatura que varia de temperatura ambiente a 8O°C. O composto 41 é convertido no composto 34 reagindo com um éster de acrilato na presença de trio-o-tolilfosfina, acetato de paládio (II) e trietilamina em uma temperatura elevada. O composto 34 é em seguida convertido no composto de fórmula 37 seguindo os procedimentos descritos no Método H.
Exemplos
Os exemplos e preparações prividos abaixo adicionalmente ilustram e exemplificam os compostos da presente invenção e métodos de preparar tais compostos. Exemplos 1 a 100 proveem etapas sintéticas detalhadas para preparar os compostos 101, 104-107, 109, 113-114, 116, 120-121, 123, 129-130, 132-133, 147-152, 179, 192, 193, 247-252, 263-264, 267-270, 275, 284, e 285 da presente invenção. A tabela 1 mostra compostos da presente invenção que são preparados usando os métodos gerais A-l descritos aqui. A tabela 2 mostra os dados bioquímicos e celulares dos compostos da presente invenção. A tabela 3 mostra eficácia de xenoenxerto em camundongos para um Compostos 152 representativo da presente invenção . A tabela 4 mostra dados sobre correlação farmacocinética e farmacodi- nâmica (PK-PD) em modelos de xenoenxerto. Deve ser entendido que o escopo da presente invenção não é limitado em qualquer modo pelo escopo dos exemplos seguintes e preparações. Nos seguintes exemplos moléculas com um centro quiral único, a menos que de outra maneira notado ou indicado pela fórmula estrutural ou nome químico, existem como uma mistura racêmica de distereômeros. Enanciômeros / diastereômeros únicos podem ser obtidos por métodos conhecidos por aqueles versados na técnica.
Vários materiais de partida e outros reagentes foram adquiridos de fornecedores comerciais tais como Aldrich Chemical Company, e usado sem qualquer publicação, a menos que de outra maneira indicado. Espectros 1H-NMR foram registrados em um instrumento Bruker operando em 300 MHz, ou 400 MHz e espectros 13C-NMR foram registrados operando em 75 MHz. Espectros NMR foram obtidos como soluções CDCI3 (relatadas em ppm), usando clorofórmio como o padrão de referência (7.25 ppm e 77.00 ppm) ou DMSO-D6 (2.50 ppm e 39.51 ppm) ou CD3OD (3.4 ppm e 4.8 ppm e 49.3 ppm), ou tetrametilsilano interno (0.00 ppm) quando apropriado. Outros solventes NMR foram usados conforme necessidade. Quando múltiplos picos são relatados, as seguintes abreviações são usadas: s (único), d (duplo), t (triplo), m (múltiplo), br (amplo), dd (duplo de duplos), dt (duplo de triplos). Constantes acoplamentos, quando dados, são relatados em Hertz (Hz).
Exemplo 1,2-Amino-8-ciclopentil-6-(3-hidroxifenil)-4-metilpirido[2.3-dlpirimidin- 7(8H)-ona (Composto 147)
A uma solução de 2-amino-6-bromo-8-ciclopentil-4-metilpirido[2,3-d]pirimidin-7(8H)- ona (100 mg, 0.31 mmol), ácido 3-hidroxifenilborônico (50 mg, 1.2 equiv), dicloro- bis(trifenilfosfina)paládio(ll) (6.5 mg, 009 mmol), DMF (2 ml) em uma frasco de micro-ondas de 10 mL foi adicionado carbonato de potássio (3 M, 0.8 mL). A solução foi desgaseificada com N2 por 10 min antes de ser capeada e aquecida no reator de micro-ondas por 10 min a 120 °C. Uma vez completa, a reação foi diluída com 1 N NaOH (10 mL) e EtOAc (50 mL). A camada d EtOAc foi separada, seca sobre MgSO4, filtrada, e concentrada sob pressão reduzida. O produto bruto foi submetido a purificação por cromatografia. O composto do título foi obtido em (82.1 mg, fornece 79%). LRMS: 337 (M+H)+. 1H NMR (DMSO-cfe, 400 MHz): 9.37 (1H, s), 7.87 (1H, s), 7.19 (3H, m), 7.11 (1H, s), 7.03 (1H, d), 6.74- 6.71 (1H, m), 6.04- 5.99 (1H, m), 2.55 (3H, s), 2.24-2.22 (2H, m), 2.02 (2H, m), 1.77-1.75 (2H, m), 1.60- 1.58 (2H, m).
A uma solução de 6-bromo-8-ciclopentil-4-metil-2-(metilsulfinil)pirido[2,3-d]pirimidin- 7(8H)-ona (0.80 g, 2.16 mmol) em dioxano (5 mL) foi adicionado hidróxido de amónio (30%, 2.6 ml). A mistura foi em seguida aquecida a 110 °C em um tubo vedado por 30 minutos. A solução foi concentrada in vacuo e extraída com acetato de etila (3 x 30 mL). Os orgânicos combinados foram lavados com cloreto de sódio aquoso saturado, secos (sulfato de sódio anidro), filtrados e concentrados à secura para dar o composto do título como um sólido cristalino marrom (0.65 g, 93%). LRMS: 324 (M+H)+. 1H NMR (DMSO-Qfβ, 400 MHz): 8.34 (1H, s), 7.27 (2H, bs), 6.01-5.93 (1H, m), 2.51 (3H, s), 2.16-2.13 (2H, m), 2.00-1.98 (2H, m), 1.75-1.72 (2H, m), 1.57-1.54 (2H, m). Exemplo 3. 6-Bromo-8-ciclopentil-4-metil-2-(metilamino)piridof2.3-dl|pirimidin-7(8H)-
O seguinte procedmento descrito no exemplo 2, usando metilamina (2M em THF) no lugar de hidróxido de amónio, 0 composto do título foi obtido em 90% de rendimento
LRMS: 338 (M+H)+. 1H NMR (DMSO-cfe, 400 MHz): 8.36 (1H, s), 7.82 (1H, bs), 5.98-5.94 (1H, m), 2.86 (3H, s), 2.51 (3H, s), 2.28 (2Hi m), 1.99-1.97 (2H, m), 1.75-1.72 (2H, m), 1.62 (2H, m).
Exemplo 4. 6-Bromo-8-ciclopentil-4-metil-2-(etilamino)piridof2,3-d]Pirimidin-7(8H)-
Seguindo o procedimento descrito no exemplo 2, usando etilamina (2M em THF) no lugar de hidróxido de amónio, 0 composto do título foi obtido em 93% de rendimento.
LRMS: 352 (M+H)+. 1H NMR (DMSO-cfe, 400 MHz): 8.35 (1H, s), 7.90 (1H, bs), 6.01-5.93 (1H, m), 3.34 (2H, m), 2.51 (3H, s), 2.27 (2H, m), 1.96 (2H, m), 1.75 (2H, m), 1.62 (2H, m), 1.15 (3H,m).
Exemplo 5. Preparação de 2-amino-8-ciclopentil-6-(1H-pirazol-4-il)-4-metilpirido[2,3- dloirimidiπ- 7(8H)-ona (Composto 101)
A uma solução de 2-amino-6-bromo-8-ciclopentil-4-metilpirido[2,3-c(lpirimidin-7(8H)- ona (100 mg, 0.31 mmol), terc-butil 4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1H-pirazol- 1-carboxilato (110 mg, 1.2 equiv), diclorobis(trifenilfosfina)paládio(ll) (6.5 mg, 009 mmol), DMF (2 ml) em um frasco de micro-ondas de 10 mL foi adicionado carbonato de potássio (3 M, 0.8 ml). A solução foi desgaseificada com N2 por 10 min antes de ser capeada e aquecida no reator de micro-ondas por 10 min a 120 °C. Uma vez completa, a reação foi diluída com 1 N NaOH (10 mL) e EtOAc (50 mL). A camada de EtOAc foi lavada com 3N HCI, seca sobre MgSO4, filtrada, e concentrada sob pressão reduzida. O produto bruto foi submetido a purificação por cromatografia, o composto do título foi obtido em (62.5 mg, 65% de rendimento). LRMS: 311 (M+H)+. 1H NMR (DMSO-CC6, 400 MHz): 8.26 (2H, bs), 8.13 (1H, s), 7.09 (2H, bs), 6.04- 5.99 (1H, m), 2.59 (3H, s), 2.27-2.23 (2^ bm), 2.04 (2H, bm), 1.77-1.74 (2H, bm), 1.62 (2H, bm).
Exemplo 6. 2-Metilamino-6-carbonitrila-8-ciclopentil-4-metilpiridoí2,3-dlpirimídin- 7(8H)-ona (Composto 133)
Uma solução de 6-Bromo-8-ciclopentil-metil-metilamino-8H-pirido[2,3-pirimidin-ona (150 mg, 0.15 mmol) e cianeto de tetratilamônio 946 mg, 0.30 mmol); DABCO (33 mg, 0.30 mmol) em acetonitrila (2 mL) foi agitada a 22 °C por 3 dias. A reação parece completa por LCMS e a mistura foi evaporada e enviada para cromatografia. (70.6 mg, 61% de rendimento).
LRMS: 284 (M+H)+. 1H NMR (CDCI3, 400 MHz): 8.68 (1H, s), 8.31 (1H, m), 5.90-5.85 (1H, m), 2.91 (3H, m), 2.51 (3H, s), 2.28 (2H, bm), 1.96 (2H, bm), 1.77 (2H, bm), 1.62 (2H, bm).
Exemplo 7. 8-Ciclopentil-4-metil-2-(metilamino)-7-oxo-7.8-dihidropirído[2,3- dlpirimidina-6- carboxamida (Composto 123)
Uma solução de 2-metilamino-6-carbonitrila-8-ciclopentil-4-metilpirido[2,3- c/|pirimidin-7(8H)-ona (90 mg, 3.20 mmol) em 3M HCI (10 mL) foi agitada a 110 °C por 24 h. A reação parece completa por LCMS e a mistura foi evaporada e enviada para cromatografia. (32.2 mg, 45% de rendimento). LRMS: 302 (M+H)+. 1H NMR (CDCI3, 400 MHz): 8.80 (1H, bs), 8.68 (1H, s), 8.13 (1H, m), 7.62 (1H, bs), 5.98-5.96 (1H, m), 2.91 (3H, m), 2.51 (3H, s), 2.33 (2H, bm), 1.99 (2H, bm), 1.78 (2H, bm), 1.65 (2H, bm).
Exemplo 8. (E)-8-ciclopentil-6-(2-hidroxivinil)-4-metil-2-(metilamino)pirido[2,3- dlpirimidin-7(8H)-ona (Composto 120)
6-bromo-8-ciclopentil-4-metil-2-(metilamino)pirido[2,3-d]pirimidin-7(8H)-ona (336 mg, 1.0 mmol), 1-(vinilóxi)butano (501 mg, 5.0 mmoles), N-ciclohexil-N-metilciclohexanamina (254 mg, 1.3 mmol), tetrafluoroborato de tri-terc-butilforfônio (8.70 mg, 0.03 mmole), cloreto de lítio (127 mg, 3.0 mmole), tris(dibenzylideneacetone)dipaládio(0)) (27.5 mg, 0.03 mmol) e 1,4-dioxano (10 ml) foram adicionados a um frasco de reação equipado com uma barra de agitação. O frasco de reação foi refluxado com nitrogênio, capeado e aquecido a 75 °C por 75 min. Dados LCMS indicaram que ambos o éter de vinila e o produto foram obtidos. (4:6). A mistura de reação foi resfriada a temperatura ambiente, filtrada através de Celite™, e lavada com dioxano (10 ml). O filtrado e o lavado foram combinados, e monohidrato de ácido sulfônico para-tolueno (761 mg, 4.0 mmoles) foi adicionado. A reação foi agitada em temperatura ambiente por 1H. Neste ponto dados LCMS indicaram que todos dentre o vinil éter intermediário hidrolizado para o produto desejado. O solvente foi removido sob pressão reduzida para um resíduo, e acetato de etila (120 ml) foi adicionado e lavado com solução de carbonato de potássio aquosa (5 p/v %), água, e salmoura. A camada orgânica foi seca sobre sulfato de sódio, e o solvente foi removido sob pressão reduzida os voláteis foram removidos amarelo, que foi cristalizado a partir de heptano em embulição. Ao esfriar para a temperatura ambiente, cristais amarelos formados e coletados por filtração para dar o composto do título (190 mg, 62 % de rendimento) após duas etapas. LCMS: 301 (M+H)+. 1H NMR (CDCh, 400 MHz) 8.49 (s, 1H) 5.79 - 6.19 (m, 1H) 5.23 - 5.76 (m, 1H) 3.10 (d, J = 4.78 Hz, 3 H) 2.72 (s, 3 H) 2.60 (s, 3 H) 2.34 - 2.54 (m, 2 H) 1.98 - 2.15 (m, 2 H) 1.80 -1.94 (m, 2 H) 1.65 -1.78 (m, 2 H). 5 1H NMR (DMSO-d6, 400 MHz) 8.35 (s, 1H) 7.81 - 8.21 (m, 1H) 5.75 - 6.05 (m, 1H) 2.90 (t, J = 5.41Hz! 3 H) 2.60 (s, 1H) 2.53-2.57 (m, 5 H) 2.20-2.42 (m, 2 H) 1.91 -2.11 (m, 2 H) 1.70 - 1.85 (m, 2 H) 1.52 - 1.69 (m, 2 H).
Exemplo 9. 3-(8-ciclopentil-4-metil-2-(metilamino)-7-oxo-7,8-dihidropirido[2,3- dlpirimidin- 6-il)acrilato de (E)-Etíla
10 6-bromo-8-ciclopentil-4-2-(metilamino)pirido[2,3-d]pirimidin-7(8H)-ona (375 mg, 1.1 mmol), acrilato de etila (442 mg, 4.42 mmoles), N-ciclohexil-N-metilciclohexanamina (280 mg, 1.43 mmole), tri-terc-butilforfônio tetrafluoroborato (9.61 mg, 0.03 mmol), cloreto de lítio (42.4 mg, 3.3 mmoles), tris(dibenzilideneacetona)dipaládio(0)) (30.3 mg, 0.03 mmol) e 1,4- dioxano (10 ml) foram adicionados a um frasco de reação equipado com uma barra de agi- 15 tação. Um frasco de reação foi refluxado com nitrogênio, capeado, e aquecido a 75 °C por 75 min. Uma mistura de reação foi resfriada a temperatura ambiente, filtrada através de Celi- te™, e lavada com acetato de etila. O filtrado e o lavado foram combinados, e os voláteis foram removidos sob pressão reduzida os voláteis foram removidos amarelo. Este resíduo sólido foi cristalizado a partir de heptano em ebulição:acetato de etila (50 ml:50 ml). Ao res- 20 friar a temperatura ambiente, cristais amarelos como agulhas ormados e coletados por filtração para dar o composto do título como um isômero beta-trans (356 mg, 90 % de rendimento).
LCMS: 357 (M+H)+. 1H NMR (CDCI3, 400 MHz) 7.88 (s, 1H) 7.71 (d, J = 15.86 Hz, 1H) 6.96 (d, J = 15.86 25 Hz, 1H) 6.03 (s, 1H) 5.46 (s, 1H) 4.25 (q, J = 7.22 Hz, 2 H) 3.09 (d, J = 5.04 Hz, 3 H) 2.58 (s, 3 H) 2.42 (s, 2 H) 1.91 -2.19 (m, 3 H) 1.86 (s, 2 H) 1.28 - 1.37 (m, 3 H).
Exemplo 10, 3-(8-ciclopentil-2-(etilamino)-4-metil-7-oxo-7.8-dihidropiridof2,3- dlpirimidin-6- iPpropanoato de etila (Composto 132)
3-(8-ciclopentil-2-(etilamino)-4-metil-7-oxo-7,8-dihidropirido[2,3-d]pirimidin-6- il)acrilato de (E)-etila (525 mg, 1.4 mmol) obtido de uma maneira análoga ao Examplo 9 foi dissolvido em etanol (150 ml) em uma garrafa de reação de 500 ml-Parr™, e a solução foi desgaseificada com nitrogênio por 5 min. Pd/C (450.0 mg) (Aldrich 330108-50G, batch 08331 KC, Paládio, 10 % em peso de base seca sobre carbono ativado, úmido, Degussa tipo E101 NE/W, água ca. 50 %) foi adicionado. Uma reação foi hidrogenada a hidrogênio de 50 psi em temperatura ambiente por 18 h. O catalasidor foi filtrado e lavado com etanol (20 ml).
O filtrado e o lavado foram combinados e os voláteis foram removidos sob pressão reduzida para um resíduo sólido. O resíduo foi cristalizado a partir de heptano em embulição (30 ml). Ao resfriar a temperatura ambiente, critais em forma de agulhas brancos formados, e coletados por filtração para dar o composto do título (338 mg, 64 % de rendimento). LCMS: 373 (M+H)+. 1H NMR (CDCh, 400 MHz) 7.55 (s, 1H) 5.83 - 6.12 (m, J = 17.88, 8.81 , 8.56 Hz, 1H) 5.21 (s, 1H) 4.12 (q, J = 7.13 Hz, 2 H) 3.38 - 3.63 (m, 2 H) 2.87 (t, J = 7.30 Hz, 2 H) 2.67 (t, J = 7.30 Hz, 2 H) 2.53 (s, 3 H) 2.31 - 2.46 (m, 2 H) 1.99 - 2.10 (m, 2 H) 1.77 - 1.91 (m, 2 H) 1.63- 1.74 (m, 2 H) 1.19-1.31 (m, 6 H).
Exemplo 11. ácido 3-(8-Ciclopentil-2-(etilamino)-4-metil-7-oxo-7.8-dihidropiridoí2,3- dlpirimidin-6-il)propanóico (Composto 130)
3-(8-ciclopentil-2-(etilamino)-4-metil-7-oxo-7,8-dihidropirido[2,3-d]pirimidin-6- il)propanoato de etila (167 mg, 0.45 mmol) foi dissolvido em THF (5 ml) em um frasco de reação equipado com uma barra de agitação. Hidróxido de lítio (35 mg, 1.46 mmol) foi dis-solvido em água (5 ml) e em seguida adicionado a um frasco de reação. Uma mistura de reação foi agitada a temperatura ambiente por 3 h. Os voláteis foram removidos sob pressão reduzida para um resíduo sólido branco. Ácido clorídrico aquoso (3.26 mmoles, 3.26 ml de solução 1.0 M) foi adicionado. O sólido branco foi coletado por filtração como o composto do título (125 mg, 81 % de rendimento). LCMS: 345 (M+H)+. 1H NMR (D2O, 400 MHz) 7.54 (s, 1H) 5.56 - 5.81 (m, 1H) 3.22 (q, J = 7.22 Hz, 2 H) 2.60 (t, J = 7.55 Hz, 2 H) 2.31 - 2.38 (m, 5 H) 1.91 - 2.05 (m, 2 H) 1.77 - 1.90 (m, 2 H) 1.58 - 1.71 (m, 2 H) 1.46 - 1.58 (m, 2 H) 1.06 (t, J = 7.30 Hz, 3 H).
Exemplo 12. 3-(8-Ciclopentil-2-(etilamino)-4-metil-7-oxo-7.8-dihidropiridof2.3- d]pirimidin-6-il)-N.N- dimetilpropanamida (Composto 121 )
Ácido 3-(8-ciclopentil-2-(etilamino)-4-metil-7-oxo-7,8-dihidropirido[2,3-d]pirimidin-6- il)propanóico (94 mg, 0.27 mmoles), dimetilamina (1.09 mmol, 0.55 ml de solução 2.0 M em THF), trietilamina (27.6 mg, 0.27 mmol), hexafluorofosfato O-(7-Azabenzotriazol-1-il)- N.N.N'N'-tetrametiluronio (HATU, 104 mg, 0.27 mmol) e DMF (3.0 ml) foram adicionados a um frasco de reação equipado com uma barra de agitação.
Uma mistura de reação foi aquecida a 50 °C for 26 h. A reação foi resfriada brus-camente com água (2 ml), e os voláteis foram removidos sob pressão reduzida para um re-síduo. Acetato de etila (70 ml) e água (30 ml) foram adicionados e agitados. A camada orgânica foi separada, lavada com água (2 x 30 ml), salmoura (30 ml), e seca sobre sulfato de sódio. O solvente foi removido sob pressão reduzida para um resíduo, o qual foi purificado usando sílica (100 % éter de petróleo a 100 % acetato de etila). As frações foram combinadas, e os voláteis foram removidos para um óleo incolor como o composto do título (55 mg, 54 % de rendimento).
LCMS: 372 (MH-H)+. 1H NMR (CDCI3, 400 MHz) 7.66 (s, 1H) 5.85 - 6.07 (m, 1H) 3.38 - 3.60 (m, 2 H) 3.03 (s, 3 H) 2.94 (s, 3 H) 2.88 (t, J = 7.30 Hz, 2 H) 2.68 (t, J = 7.43 Hz, 2 H) 2.54 (s, 3 H) 2.34 - 2.48 (m, 2 H) 1.97 - 2.14 (m, 2 H) 1.78 - 1.91 (m, 2 H) 1.62 - 1.75 (m, 3 H) 1.27 (t, J = 7.18 Hz, 3 H).
Exemplo 13. 8-Ciclopentil-2-(etilamino)-6-(3-hidroxipropil)-4-metilpiridor2,3- dlpirimidin-7(8H)-ona (Composto 129)
Etil-3-(8-ciclopentil-2-(etilamino)-4-metil-7-oxo-7,8-dihidropirido[2,3-d]pirimidin-6-il) propanoato (60 mg, 0.16 mmol) foi dissolvido em etanol (5 ml) e metanol (2 ml). Borohidreto de sódio (18 mg, 0.48 mmol) foi lentamente adicionado a uma solução de reação. Um progresso de reação foi monitorado por LCMS. Mais borohidreto de sódio foi adicionado em porções para empurrar uma reação para uma finalização após 20 h em temperatura ambiente. A reação foi resfriada bruscamente com água, e os solventes foram removidos sob pres são reduzida aé secura. Água (15 ml) foi adicionada, e o produto foi extraído com acetato de etila (3 x 30 ml). A camada orgânica foi seca sobre sulfato de sódio, e o solvente foi removido sob pressão reduzida para um resíduo, o qual foi purificado por HPLC. A forma de sal TFA de produto foi livre com base para dar o composto do título (34 mg, 61 % de rendimento).
LCMS: 331 (M+H)+. 1H NMR (CDCh, 400 MHz) 7.53 (s, 1H) 5.85 - 6.12 (m, 1H) 3.57 - 3.65 (m, 2 H) 3.51 - 3.57 (m, 2 H) 2.96 (s, 1H) 2.71 (t, J = 7.05 Hz, 2 H) 2.58 (s, 3 H) 2.35 (s, 2 H) 1.99 - 2.12 (m, 2 H) 1.79 -1.91 (m, 4 H) 1.61 -1.77 (m, 3 H) 1.28 (t, J = 7.18 Hz, 3 H).
Exemplo 14. 8-Ciclopentil-2-(2-hidróxi-2-metilpropilamino)-6-(3-hidroxifenil)-4- metilpiridoí2,3-dl-pirimidin-7(8H)-ona (Composto 114)
6-bromo-8-ciclopentil-2-(2-hidróxi-2-metilpropilamino)-4- metilpirido[2,3-d]pirimidin-7(8H)-ona (52.5 mg, 0.133 mmol), ácido 3-hidroxifenilborônico (20.5 mg, 0.149 mmol), carbonato de potássio (3 M, 0.06 ml) em DMF (1.2 ml) foi adicionado diclorobis(trifenilfosfina)paládio(ll) (5 mg, 0.007 mmol). A mistura foi desgaseificada com N2, vedada e aquecida por 30 min a 110 °C. A mistura foi derramada em salmoura e extraída com EtOAc. A camada de EtOAc foi seca (sulfato de sódio anidro), filtrada, e concentrada sob pressão reduzida. O produto bruto foi purificado por cromatografia para dar o composto do título (12 mg, 22%).
LRMS: 409 (M+H)+. ’H NMR (CDCI3, 400 MHz): 7.73 (1H, s), 7.28-7.33 (1H, m), 7.09-7.20 (2H, m), 6.79- 6.89 (1H, m), 5.90- 6.10 (1H, m), 5.13-5.88 (1H, m), 3.54 (2H, d, J = 6.32 Hz), 2.58 (3H, s), 2.25-2.49 (2H, m), 1.96-2.18 (2H, m), 1.79-1.95 (2H, m), 1.63-1.77 (4H, m), 1.31 (6H, s).
Exemplo 15. 6-Bromo-8-ciclopentil-2-(2-hidróxi-2-metilpropilamino)-4-metilpirido[2.3- d1pirimidin-7(8H)-ona
A uma solução de 6-bromo-8-ciclopentil-4-metil-2-(metilsulfinil)pirido[2,3-d]pirimidin- 7(8H)-ona (600 mg, 1.62 mmol) e 1-amino-2-metilpropan-2-ol (294 mg, 2.34 mmol) em dioxano (6 ml) foi adicionada trietilamina (1.2 ml, 8.6 mmol). A mistura foi em seguida aquecida a 110 °C em um tubo vedado por 1H. A solução foi derramada em salmoura e extraída com acetato de etila. O orgânico foi seco (sulfato de sódio anidro), filtrado e concentraod até secura. O produto bruto foi purificado por cromatografia flash em sílica gel para dar o composto do título como um sólido (565 mg, 88%).
LRMS: 395, 397 (M+H)+. 1H NMR (CDCI3, 400 MHz): 8.07 (1H, s), 5.91-6.13 (1H, m), 5.46-5.90 (1H, m), 3.52 (2H, d, J = 6.32 Hz), 2.54 (3H, s), 2.17-2.43 (2H, m), 1.95-2.16 (2H, m), 1.76-1.95 (2H, m), 1.56-1.74 (3H, m), 1.30 (6H, s).
Exemplo 16. 8-Ciclopentil-2-(2-hidróxi-2-metilpropilamino)-6-(6-metoxipiridin-3-il)-4- metilpirido[2.3-d]pirimidin-7(8H)-ona (Composto 116)
A uma solução de 6-bromo-8-ciclopentil-2-(2-hidróxi-2-metilpropilamino)-4-metil- pirido[2,3-d]pirimidin-7(8H)-ona (50 mg, 0.126 mmol), ácido 6-metoxipiridin-3-ilborônico (21 mg, 0.137 mmol), carbonato de potássio (3 M, 0.06 mL) em DMF (1.2 ml) foi adicionado di- clorobis(trifenilfosfina)paládio(ll) (4.5 mg, 0.0064 mmol). A mistura foi desgaseificada com N2, vedada e aquecida por 30 min a 110 °C. O solvente foi removido sob pressão reduzida. A mistura bruta foi purificada por cromatografia para dar o composto do título (23.6 mg, 44%).
LRMS: 424 (M+H)+. 1H NMR (CDCh, 400 MHz): 8.31 (1H, d, J = 2.27 Hz), 7.97 (1H, dd, J = 8.59, 2.53 Hz), 7.72 (1H, s), 6.81 (1H, d, J = 8.59 Hz), 5.88-6.12 (1H, m), 5.28-5.86 (1H, m), 3.97 (3H, s), 3.55 (2H, d, J = 6.32 Hz), 2.59 (3H, s), 2.26-2.47 (2H, m), 1.98-2.17 (2H, m), 1.79-1.98 (2H, m), 1.65-1.77 (3H, m), 1.32 (6H, s).
Exemplo 17. 8-Ciclopentil-4-metil-2-(metilamino)-6-(pirimidin-5-il)piridof2.3- cflpirimidin-7(8H)-ona (Composto 107)
Seguindo o procedimento descrito em Preparação de Exemplo 14, usando 6- bromo-8-ciclopentil-4-metil-2-(metilamino)pirido[2,3-d]pirimidin-7(8H)-ona no lugar de 6- bromo-8-ciclopentil-2-(2-hidróxi-2-metilpropilamino)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona, ácido pirimidin-5-ilborônico no lugar de ácido 3-hidroxifenilborônico, 0 composto do título foi obtido em 10% de rendimento.
LRMS: 337 (M+H)+. 1H NMR (CDCI3, 400 MHz): 9.19 (1H, s), 9.03 (1H, s), 7.80 (1H, s), 5.69-6.29 (1H, m), 3.11 (3H, d, J = 5.05 Hz), 2.65 (3H, s), 2.27-2.54 (2H, m), 1.97-2.25 (4H, m), 1.82-1.97 (2H, m), 1.51-1.80 (2H, m).
Exemplo 18. 8-isoproDil-6-(6-metoxÍDiridin-3-il)-4-metil-2-(metilamino)Diridof2,3- d]pirimidin-7(8H)-ona (Composto 113)
Seguindo o procedimento descrito na Preparação de Exemplo 14, usando 6-bromo- 8-isopropil-4-metil-2-(metilamino)pirido(2,3-d]pirimidin-7(8H)-ona no lugar de 6-bromo-8- ciclopentil-2-(2-hidróxi-2-metilpropilamino)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona, o composto do título foi obtido em 11% de rendimento.
LRMS: 340 (M+H)+. 1H NMR (CDCI3, 400 MHz) 8.31 (1H, d, J = 2.02 Hz), 7.99 (1H, dd, J = 8.72, 2.40 Hz), 7.71 (1H, s), 6.80 (1H, d, J = 8.59 Hz), 5.72-6.03 (1H, m), 3.97 (3H, s), 3.09 (3H, d, J = 5.05 Hz), 2.58 (3H, s), 1.65 (6H, d, J = 6.82 Hz).
Exemplo 19. 6-Bromo-8-isopropil-4-metil-2-(metilamino)piridoí2.3-d]pirimidin-7(8H)-
A uma solução agitada de 6-bromo-8-isopropil-4-metil-2-(metilsulfinil)pirido[2,3- d]pirimidin-7(8H)-ona (175 mg, 0.508 mmol) em 1,4-dioxano (2.5 ml) foi adicionada metil amina (0.80 ml, 2.0 M em THF, 1.6 mmol). A mistura foi vedada e aquecida a 110 °C em micro-ondas por 15 min. O solvente foi evaporado e o produto bruto foi lavado com EtO- Ac/Hexano para dar o composto do título (158 mg, 76%).
LRMS: 311, 313(M+H)+. 1H NMR(CDCI3, 400 MHz): 8.06 (1H, s), 5.55-6.19 (1H, m), 5.19-5.46 (1H, m), 3.07 (3H, d, J = 5.05 Hz), 2.52 (3H, s), 1.62 (6H, d, J = 6.32 Hz).
Exemplo 20. 6-Bromo-8-isopropil-4-metil-2-(metilsulfinil)pirido[2.3-d|pirimidin-7(8H)- ona
A uma solução agitada e resfriada (-20 °C) de 6-bromo-8-isopropil-4-metil-2- (metiltio)-pirido[2,3-d|pirimidin-7(8H)-ona (380 mg, 1.16 mmol) em CH2CI2 (25 mL) foi adicionado MCPBA (340 mg, 77%, 1.52 mmol). Após agitação por 30 min (-2O°C to 0 °C), a mistura foi resfriada bruscamente com NaHCO3 aquoso saturado, extraída com EtOAc, seca e evaporada. O produto bruto foi lavado com EtOAc/Hexano para dar o composto do título (190 mg, 48%).
LRMS: 344, 346 (M+H)+. 1H NMR (DMSO-dS, 400 MHz): 8.78 (1H, s), 5.60-5.97 (1H, m), 2.92 (3H, s), 2.79 (3H, s), 1.56 (6H, d, J = 6.82 Hz).
Exemplo 21.6-Bromo-8-isopropil-4-metil-2-(metiltio)pirido[2.3-dlpirimidin-7(8H)-ona
A uma suspensão de NaH (120 mg, 5.00 mmol) em DMF (15 mL) foi adicionado 6- bromo-4-metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona (572 mg, 2 mmol). A mistura foi aquecida a 46 °C. A solução foi resfriada levemente e 2-iodopropano (0.30 mL, 3.0 mmol) foi adicionado. A mistura foi aquecida a 46 °C por 30 min e em seguida resfriada a temperatura ambiente e particionada entre água e acetato de etila. A fase orgânica foi seca (MgSO4) e concentrada. O produto bruto foi purificado por cromatografia flash em sílica gel, usando EtOAc/Hexano, para dar o composto do título (390 mg, 59%).
LRMS: 328, 330 (M+H)+. 1H NMR (DMSO-dB, 400 MHz): 8.60 (1H, s), 5.45-5.99 (1H, m), 2.64 (3H, s), 2.58 (3H, s), 1.54 (6H, d, J = 6.82 Hz).
Exemplo 22. 6-(5-(aminometil)-2-fluorofenil)-8-ciclopentil-4-metil-2- (metilamino)piridof2,3-d1pirimidin-7(8H)-ona (Composto 104)
A uma solução de ácido 8-ciclopentil-4-metil-2-(metilamino)-7-oxo-7,8- dihidropirido[2,3-d]pirimidin-6-ilborônico (30 mg, 0.099 mmol), cloridrato de 3-bromo-4- fluorobenzilamina ( 28.7 mg, 0.119 mmol), carbonato de potássio (3 M, 0.10 mL) em DME(0.5 mL) e EtOH (0.5 mL) foi adicionado tetrakis(trifenilfosfina) paládio(O) (6 mg, 0.005 mmol). A mistura foi desgaseificada com N2, vedada e aquecida por 1H a 100 °C em microondas. A mistura foi removida sob pressão reduzida. O produto bruto foi purificado por cromatografia para dar o composto do título (16.4 mg, 43.3%).
LRMS: 382 (M+H)+. 1H NMR (CDCI3, 400 MHz): 7.73 (1H, s), 7.46 (1H, d, J = 6.06 Hz), 7.29-7.40 (1H, m), 7.07 (1H, t, J= 8.84 Hz), 6.14-6.73 (1H, m), 5.78-6.12 (1H, m), 3.84-4.11 (2H, m), 3.08 (3H, d, J = 4.80 Hz), 2.48-2.67 (4H, m), 2.32 (3H, d, J = 6.57 Hz), 1.91 -2.06 (2H, m), 1.75- 1.91 (2H, m), 1.51 -1.72 (2H, m).
Exemplo 23. ácido 8-Ciclopentvl-4-methyl-2-(metilamino)-7-oxo-7,8- dihidropirido[2,3-dloirimidin-6-ilborõnico
A uma solução agitada e resfriada (-78 °C) de 6-bromo-8-ciclopentil-4-metil-2- (metilamino)-pirido[2,3-d]pirimidin-7(8H)-ona (1.00 g, 2.94 mmol) e trimetilborato (1.40 ml, 12.6 mmol) em THF (60 ml.) foi adicionado BuLi (9.5 ml, 1.6 M, 15.2 mmol). Após agitação por 20 min, a mistura foi resfriada bruscamente com small amount of 2 N HCI e água, extracted com EtOAc (3 times), dried e evaporated. A mistura bruta foi purificada por sílica gel cromatografia para dar o composto do título (157.2 mg, 18%). LRMS: 303 (M+H)+. 1H NMR (DMSO-d6, 400 MHz): 8.58 (1H, s), 8.57 (1H, s), 8.36 (1H, s), 7.58-8.03 (1H, m), 5.64-6.14 (1H, m), 2.79-2.98 (3H, m), 2.52-2.62 (3H, m), 2.12-2.41 (2H, m), 1.87- 2.12 (2H, m), 1.44-1.86 (4H, m).
Exemplo 24. 6-(6-Metoxipiridin-3-il)-4-metil-2-(metilamino)pirido[2,3-d1pirimidin- 7(8H)-ona (Composto 153)
A uma solução de 6-(6-metoxipiridin-3-il)-4-metil-2-(metilsulfinil)pirido[2,3- d]pirimidin-7(8H)-ona (147 mg, 0.445 mmol) em 1,4-dioxano (2.5 mL) foi adicionada metila- mina (1.1 mL, 2.0 M em THF, 2.2 mmol). A mistura foi vedada e aquecida a 110 °C em micro-ondas por 10 min. A mistura foi concentrada sob pressão reduzida para dar um sólido. O sólido bruto foi lavado com água e EtOAc, recristalizado a partir de DMSO/EtOAc para dar o composto do título (80 mg, 61 %). LRMS: 298 (M+H)+. 1H NMR (DMSO-dS, 400 MHz): 11.68-12.05 (1H, m), 8.50 (1H, d, J = 1.77 Hz), 8.05 (1H, dd, J = 8.59, 2.53 Hz), 8.02 (1H, s), 7.23-7.71 (1H, m), 6.86 (1H, d, J = 8.59 Hz), 3.89 (3H, s), 2.86 (3H, d, J = 4.29 Hz), 2.54 (3H, s).
Exemplo 25. 6-(6-Metoxipiridin-3-il)-4-metil-2-(metilamino)pirido[2.3-d]pirimidin- 7(8H)-ona
Seguindo o procedimento descrito no exemplo 20, usando 6-(6-metoxipiridin-3-il)-4- metil-2-(metiltio)pirido[2,3-d|pirimidin-7(8H)-ona no lugar de 6-bromo-8-isopropil-4-metil-2- (metiltio)-pirido[2,3-cdpirimidin-7(8H)-ona, o composto do título foi usado como bruto na etapa. LRMS: 331 (M+H)+.
Exemplo 26. 6-(6-Metoxipiridin-3-il)-4-metil-2-(metiltio)pirido[2.3-d1pirimidin-7(8H)- ona
A uma solução de 6-bromo-4-metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona (50 mg, 0.17 mmol), ácido 6-metoxipiridin-3-ilborônico (40.1 mg, 1.1 equiv), dicloro- bis(trifenilfosfina) paládio(ll) (6.13 mg, 0.008 mmol), DMF (2 ml) em um frasco de microondas de 5 ml foi adicionado carbonato de potássio (3 M, 1.1 equiv). A solução foi desgasei- ficada com N2 for 10 min antes de ser capeada e aquecida no reator de micro-ondas for 1H. a 100 °C. A reação foi derramada em 20 ml de salmoura e o precipitado foi coletado por filtração. Ele foi adicionalmente purificado por cromatografia (80% tilacetato/hexano). The composto do título foi obtido como um sólido (30 mg, 55% de rendimento).
LRMS: 315.0 (ES+) 1H NMR (DMSO-cβ, 400 MHz): 12.54 (1H, s), 8.56 (1H, d, J = 2.27 Hz), 8.20 (1H, s), 8.10 (1H, dd, J = 8.72, 2.40 Hz), 6.90 (1H, d, J = 8.59 Hz), 3.90 (3H, s), 2.70 (3H, s), 2.57 (3H, s).
Exemplo 27, 8-Ciclobutil-6-(6-metoxipiridin-3-il)-4-metil-2-(metilamino)piridof2.3- dlpírimidín- 7(8H)-ona (Composto 109)
Seguindo o procedimento descrito no exemplo 22, usando 8-ciclobutil-6-(6- metoxipiridin-3-il)-4-metil-2-(metilsulfinil)pirido[2,3-d]pirimidin-7(8H)-ona no lugar de 6-(6- metoxipiridin-3-il)-4-metil-2-(metilsulfinil)pirido[2,3-d)pirimidin-7(8H)-ona, o composto do título foi obtido em 35% de rendimento.
LRMS: 352 (M+H)+. 1H NMR (CDCI3, 400 MHz): 8.31 (1H, d, J = 2.02 Hz), 7.98 (1H, dd, J = 8.72, 2.40 Hz), 7.71 (1H, s), 6.80 (1H, d, J = 8.59 Hz), 5.76-6.10 (1H, m), 5.41 (1H, s), 3.97 (1H, s), 3.18-3.44 (2H, m), 3.12 (3H, d, J = 5.05 Hz), 2.56 (3H, s), 2.24-2.46 (2H, m), 2.01 (1H, q, J= 10.36 Hz), 1.78-1.93 (1H, m).
Exemplo 28. 8-Ciclobutil-6-(6-metoxipiridin-3-il)-4-metil-2-(metilsulfinil)piridof2,3- dlpirimidin- 7(8H)-ona
Seguindo o procedimento descrito no exemplo 24, usando 8-ciclobutil-6-(6- metoxipiridin-3-il)-4-metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona no lugar de 6-bromo-8- isopropil-4-metil-2-(metiltio)-pirido[2,3-a]pirimidin-7(8H)-ona, o composto do título foi usado como bruto para a próxima etapa. LRMS: 385 (M+H)+.
Exemplo 29. 8-Ciclobutil-6-(6-metoxipiridin-3-il)-4-metil-2-(metiltio)pirido[2.3- dlpirimidin-7(8H)-ona
Seguindo 0 procedimento descrito no exemplo 12, usando 6-bromo-8-ciclobutil-4- metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona no lugar de 6-bromo-8-ciclopentil-2-(2- hidróxi-2-metilpropilamino)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona, o composto do título foi obtido em 78% de rendimento.
LRMS: 369 (M+H)+. 1H NMR (CDCh, 400 MHz): 8.35 (1H, d, J = 2.53 Hz), 7.99 (1H, dd, J = 8.59, 2.53 Hz), 7.79 (1H, s), 6.82 (1H, d, J = 8.59 Hz), 5.80-6.13 (1H, m), 3.98 (3H, s), 3.07-3.41 (2H, m), 2.69 (3H, s), 2.68 (3H, s), 2.29- 2.52 (2H, m), 1.78-2.11 (2H, m).
Exemplo 30. 6-Bromo-8-ciclobutil-4-metil-2-(metiltio)piridor2,3-dlPirimidin-7(8H)-ona (Composto 100): 6-bromo-7-ciclobutóxi-4-metil-2-(metiltio)piridof2.3-dlpirimidina (Composto 99)
A uma solução de 6-bromo-4-metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona (500 mg, 1.75 mmol) e ciclobutanol (164 mg, 2.27 mmol) em THF (40 mL) foi adicionada trifenil- fosfina (917 mg, 3.49 mmol) e DEAD (852 mg, 4.89 mmol). Após 2h, a mistura foi derramada em salmoura, extraída com acetato de etila, seca (Na2SO4 anidrido) e evaporada. A mistura foi purificada por cromatografia para dar o composto 100 (97 mg, 16%) e Composto 99 (180 mg, 30%).
LRMS: 340, 342 (M+H)+. Composto 100: 1H NMR (CDCI3, 400 MHz): 8.18 (1H, s), 5.78-6.12 (1H, m), 3.03-3.34 (2H7 m), 2.66 (3H, s), 2.65 (3H, s), 2.25 -2.48 (2H, m), 1.95-2.18 (1H, m), 1.71 -1.95 (1H, m). Composto 99: 1H NMR (CDCI3, 400 MHz): 8.38 (1H, s), 5.45-5.74 (1H, m), 2.77 (3H, s), 2.69 (3H, s), 2.53-2.66 (2H, m), 2.17-2.37 (2H, m), 1.81-1.98 (1H, m), 1.65-1.81 (1H, m).
Exemplo 31.2-Amino-8-ciclopentil-6-( 1 -(2-hidroxietil)-1 H-pirazol-4-il)-4- metilpirido[2.3-d1pirimidin-7(8H)-ona (Composto 106)
À solução de 8-ciclopentil-6-(1-(2-(metoximetoxi)etil)-1H-pirazol-4-il)-4-metil-2- (metilsulfonil)pirido[2,3-d]pirimidin-7(8H)-ona (80 mg, 0.17 mmol) em 5 ml 1,4-dioxano foi borbulhado através de gád de amónio por 10 minutos. Um volume de reação foi vedado e aquecido a 100 °C por 30 minutos. Uma mistura de reação foi derramada em salmoura e o filtrado foi coletado via filtração. O sólido foi em seguida re-dissovildo em 5 ml de metanol e umas poucas gotas de HCI concentrado foi adicionado e a mistura foi aquecida a 50 °C por 5 horas. Uma mistura de reação foi resfriada a temperatura ambiente. Solvente foi removido via rot vap e o resíduo foi triturado com etilacetato/hexano para dar o composto do título (33 mg, 54% de rendimento).
LCMS: 355.20 (ES+) 1H NMR (DMSO-Ofδ, 400 MHz): 8.44 (s, 1H), 8.17 (d, J = 4.29 Hz, 2 H), 7.11 (s, 2 H), 6.21 - 6.02 (m, 1H), 4.96 (s, 1H), 4.23 (t, J = 5.56 Hz, 2 H), 3.81 (t, J = 5.18 Hz, 2 H), 2.64 (s, 3 H), 2.39 - 2.22 (m, 2 H), 2.19 - 2.06 (m, 2 H), 1.88 - 1.74 (m, 2 H), 1.74 -1.56 (m, 2 H).
Exemplo 32. 8-Ciclopentil-6-(1 -(2-(metoximetoxi)etil)-1H-pirazol-4-il)-4-metil-2- (me- tilsulfonil)pirido[2.3-dlpirimidin-7(8H)-ona
m-CPBA (209 mg, 2.0 equiv.) foi adicionado à solução de 8-ciclopentil-6-(1-(2- (metoximetoxi)etil)-1H-pirazol-4-il)-4-metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona (200 mg, 0.46 mmol) em 10 ml de cloreto de metileno a temperatura ambiente. Ele foi agitado a temperatura ambiente for 2 horas. O solvente foi removido via rot vap e o resíduo foi purificado por cromatografia (30 a 80% etilacetato/hexano) para dar o composto do título (166 mg, 77% de rendimento).
LCMS: 462.1 (ES+) 1H NMR (CDCI3, 400 MHz): 8.51 (s, 1H), 8.04 (s, 1H), 8.01 (s, 1H), 6.13 - 6.00 (m, 1H), 4.61 (s, 2 H), 4.40 (t, J = 5.31 Hz, 2 H), 3.97 (t, J = 5.31 Hz, 2 H), 3.39 (s, 3 H), 3.30 (s, 3 H), 2.91 (s, 3 H), 2.40 - 2.28 (m, 2 H), 2.24 - 2.12 (m, 2 H), 2.03 - 1.91 (m, 2 H), 1.81 - 1.70 (m, 2 H).
Exemplo 33. 8-Ciclopentil-6-(1-(2-(metoximetoxi)etil)-1 H-pirazol-4-il)-4-metil-2- (metiltio)pirido[2,3-dlpirirnidin-7(8H)-ona
A uma solução de 6-bromo-8-ciclopentil-4-metil-2-(metiltio)pirido[2,3-d]pirimidin- 7(8H)-ona (200 mg, 0.56 mmol), 1-(2-(metoximetoxi)etil)-4-(4,4,5,5-tetrametil-1,3,2- dioxaborolan-2-il)-1H-pirazol (239 mg, 1.5 equiv), paládio (0) tetrakis(trifenilfosfina) (6.13 mg, 0.05 equiv.), DMF (2 mL) em um frasco de micro-ondas de 5 mL foi adicionado carbonato de potássio (3 M, 3.0 equiv). A solução foi desgaseificada com N2 for 10 min antes de ser capeada e aquecida no reator de micro-ondas por 30 min. a 100 °C. A reação foi derramada em 20 ml salmoura e o precipitado foi coletado por filtração. O composto do título foi obtido co- mo um sólido (208 mg, 86% de rendimento). Ele foi usado para a próxima etapa sem purificação adicional.
LRMS: 430.0 (ES+).
Exemplo 34. 8-Cíclopentil-6-(1-(2-hidroxietil)-1H-pirazol-4-il)-4-metil-2- (metilamino)piridoí2.3-dlpirimidin-7(8H)-ona (Composto 105)
8-ciclopentil-6-(1-(2-(metoximetoxi)etil)-1H-pirazol-4-il)-4-metil-2- (metilsulfonil)pirido[2,3-d]pirimidin-7(8H)-ona (80 mg, 0.17 mmol) foi dissolvido em 3 ml de metilamina em THF (1.0 M). Uma mistura de reação foi então aquecida a 100 °C em microondas por 30 minutos. O solvente foi removido via rot vap e o resíduo foi redissolvido em 5 ml metanol. Umas poucas gotas de HCI concentrado foram adicionadas e uma mistura foi aquecida a 50 °C por 5 horas. Uma mistura de reação foi resfriada a temperatura ambiente. Solvente foi removido via rot vap e o resíduo foi triturado com etilacetato/hexano para dar o composto do título (45 mg, 70% de rendimento).
LRMS: 369.20 (ES+) 1H NMR (CDCh, 400 MHz): 8.33 (s, 1H), 7.91 (s, 1H), 7.84 (s, 1H), 6.11 - 5.98 (m, 1H), 4.34 - 4.24 (m, 2 H), 4.08 - 4.00 (m, 2 H), 3.09 (d, J = 5.05 Hz, 3 H), 2.65 (s, 3 H) 2.50 - 2.37 (m, 2 H) 2.15 - 2.04 (m, 2 H) 1.94 - 1.83 (m, 2 H) 1.79 -1.64 (m, 2 H).
Exemplo 35. 8-Ciclopentil-6-(3-(hidroximetil)fenil)-4-metil-2-(metilamino)pirido[2,3- d]pirimidin-7(8H)-ona (Composto 148)
6-Bromo-8-ciclopentil-4-metil-2-metilamino-8H-pirido[2,3-d]pirimidin-7-ona (5.00 g, 14.83 mmol), ácido 3-(hidroximetil)fenilborônico (3.38 g, 22.24 mmol) e Pd(PPh3)4 (0.685 g, 0.593 mmol) foram suspensos em tolueno (20 mL), MeOH (10 ml.) e sat. NaHCO3 (10 mL) e em seguida aquecidos a 100 °C durante a noite. A reação foi considerada completa por MS e TLC. A camada orgânica foi injetada diretamente em uma coluna, eluindo com CH2CI2 em seguida 4 % MeOH in CH2CI2. As frações contendo o material desejado, como considerado por MS, foram combnadas em evaporadas in vacuo para dar um sólido bege esverdeado. Este foi triturado com MeCN e filtrado para dar uma cutura, 4.7 g. Um segundo grupo foi obtido de 0.25 g. Um terceiro grupo foi obtido de 0.10 g. As cuturas foram consideradas sendo de pureza insuficiente com base em NMRs e foram combinadas e lavadas novamente com MeCN para dar um sólido (4.39 g, 81.24 %).
Análise elementar: Calcd para C21H24N4O2, C 69.21 / 69.00, H 6.64 / 6.65, N 15.37 / 15.16.
LRMS (M + H)+: 365.1 1H NMR(CDCI3, 400 MHz): 7.73 (1H, s) 7.61 (1H, s), 7.53 (1H, d, J = 7.57 Hz), 7.40 (1H, t, J = 7.69 Hz), 7.34 (1H, d, J = 7.57 Hz), 6.04 (1H, m), 5.27 (1H, s), 4.74 (2 H, d, J = 6.11Hz), 3.06 (3 H, d, J = 5.13 Hz), 2.56 (3 H, s), 2.40 (2 H, m), 2.05 (2 H, m), 1.66 (2 H, m).
Exemplo 36. 6-Bromo-8-ciclopentil-4-metil-2-(metilamino)Diridof2,3-d]pirimidin- 7(8H)-ona
e-Bromo-8-ciclopentil-2-metanossulfinil-4-metil-8H-pirido[2,3-d]pirimidin-7-ona (8.00 g, 22.04 mmoles) foi dissolvido em 100 mL de CH2CI2, em seguida NH2Me foi borbulhado em por 3 minutos. A reação foi diluída com CH2CI2 e lavada com água. A camada orgânica foi seca sobre Na2SO4 e o solvente evaporado in vacuo para dar um sólido esbranquiçado. O material foi diluído com CH2CI2 e purificado por cromatografia em sílica gel para dar um sólido esbranquiçado (7.33 g, 98.42%). LRMS: 337.1, 339.1 (M+H)+. 1H NMR (CDCI3, 400 MHz): 8.06 (1H, s), 6.04 (1H, s), 5.31 (1H, br s), 3.04 (3H, d, J = 4.88 Hz), 2.51 (3H, s), 2.29 - 2.36 (2H, m), 2.03 - 2.13 (2H, m), 1.80 - 1.89 (2H, m), 1.61 - 1.68 (2H, m).
Exemplo 37, 8-(4-Metoxibenzil)-6-bromo-4-metil-2-(metiltio)piridor2,3-dlpirimidin- 7(8H)-ona
A uma mistura de hidreto de sódio (60% dispersão em óleo mineral) (90 mg, 1.5 equiv.) e DMF anidro (5 mL) foi adicionado 6-bromo-4-metil-2-(metiltio)pirido[2,3-d]pirimidin- 7(8H)-ona (429 mg, 1.5 mmol) e a mistura agitada por 30 minutos a 50 °C. A solução foi em seguida resfriada um pouco e p-metoxibenzilcloreto (281 mg, 1.2 equiv) em 1mL DMF foi então adicionado em gotas a 50 °C por 3 horas e em seguida agitado a TA durante a noite. Resfriado a TA, particionado entre água e AcOEt, água adicionalmente lavado com AcOEt, extratos orgânicos coletivos lavados com bicarbonato de sódio saturado, salmoura e seco sobre MgSO4. Filtração e solvent removido fornecerem o material bruto que foi usado sem purificação adicional. Rendimento 675 mg.
LRMS (APCI) 406.3/408.3 (M+H)+. 1H NMR (CDCI3, 400MHz) 8.19 (s, 1H), 7.45 (d, 2H), 6.79 (d, J = 8.72 Hz, 2H), 5.62 (s, 2H), 3.75 (s, 3H), 2.64 (s, 3H), 2.63 (s, 3H).
Exemplo 38. 8-(4-Metoxibenzil)-4-metil-2-(metiltio)-6-feniloiridof2,3-dlpirimidin-
Ref . JMC 2004, 47 (16), p. 4097
A uma mistura de bromoolefin (203 mg, 0.5 mmol) em tolueno (5 mL) e etanol (5 mL) foi adicionado bicarbonato de sódio saturado (5 mL), paládio tetrakis(trifenilfosfina) (29 mg, 5 mol. %), seguido por ácido borônico (73 mg, 1.2 equiv.). Mistura foi aquecida a 100 °C por 3 horas. Refriada a temperatura ambiente, diluída com EA e água, fases separadas, fase aquosa lavada 2x com 10 mL de EA, fases orgânicas combinadas lavadas com salmoura e secas sobre MgSO4. Filtradas e retiradas para dar um sólido marrom claro (166 mg, 82%). Usada sem purificação. 1H NMR (CDCI3, 400 MHz) 7.87 (s, 1H), 7.65 (d, J=7.89 Hz, 2H), 7.38 - 7.48 (m, 5H), 7.11 - 7.20 (m, 2H), 2.70 (s, 3H), 2.60 (s, 3H), 2.35 (s, 3H).
Exemplo 39, 8-(4-Metoxibenzil)-4-metil-2-(metilsulfonil)-6-fenilPirido[2,3-d]pirimidin- 7(8Hvone
Um mistura de sulfeto de metila (150 mg, 0.372 mmol), ácido m-cloroperbenzóico (129 mg, 2 equiv.) em diclorometano (5 ml) foi agitada por 4 horas. O solvente foi em seguida removido e o material bruto (232 mg) usado para a próxima etapa sem purificação.
Exemplo 40. 8-(4-Metoxibenzil)-2-amino-4-metil-6-fenilpiridoí2.3-dlpirimidin-7(8H)- ona Composto 149)
O composto de sulfona bruto (220 mg) foi dissolvido em amónia saturada preparada recentemente / solução THF e a mistura aquecida a refluxo durante a noite. Descamada, particionada entre EA e bicarbonato de sódio saturado aquoso, a porção orgânica lavada com salmoura, seca sobre MgSO4, filtrada e descamada. Purificada sobre coluna flash Bio- tage usando 1:2 hexano/EA. Espuma amarela, 55 mg (76%).
LRMS (APCI): 373.4 (M+H)+. 1H NMR (CDCh, 400 MHz) 7.77 (s, 1H), 7.62 (d, J=7.06 Hz, 2H), 7.51 (d, J=8.72 Hz, 2H), 7.32 - 7.43 (m, 3H), 6.79 (d, J=8.72 Hz, 2H), 5.55 (s, 2H), 5.31 (s, 2H), 3.74 (s, 3H), 2.59 (s, 3H)
Exemplo 41. 8-(4-Clorobenzil)-6-bromo-4-metil-2-(metiltio)piridor2,31-pirimidin-7(8H)-
À solução de NaH (90 mg, 2.25 mmol, 1.5 equiv.) em DMF (5 mL) foi a TA adicionado composto lactano (429 mg, 1.5 mmol) e a mistura aquecida a 50°C por 30 minutos. Resfriada a TA, adicionado brometo de p-clorobenzila (370 mg, 1.8 mmol, 1.2 equiv.) como uma solução em DMF (1 mL). Aquecida a 50°C por 3 horas. Resfriada, diluída, com água, extaída 3x com. Porções orgânicas combinadas e lavadas com salmoura e seca sobre Mg- SO4, filtradas e descamadas. Sólido marrom laranja (605 mg, 98% (crude). Usado sem purificação adicional.
LRMS (APCI) 410.3/412.3 (M+ H)+ 1H NMR (CDCI3) 8.22 (s, 1H), 7.40 (d, J=8.72 Hz, 2H), 7.22 - 7.31 (m, 2H), 5.63 (s, 2H), 2.65 (s, 3H), 2.58 (s, 3H).
Exemplo 42. 8-(4-Clorobenzil)-4-metil-2-(metiltio)-6-fenilpiridor2.3-dlpirimidin-7(8Hh ona
À solução de composto de bromo (205 mg, 0.5 mmol) em tolueno/EtOH (5 e 5 mL) foi adicionado bicarbonato de sódio aquoso saturado (3 mL), paládio tetrakis(trifenilfosfina (29 mg, 5 mol %) e ácido fenilborônico (73, 0.6 mmol, 1.2 equiv.). Aquecido a 100°C por 2 horas e em seguida permitiu-se ficar em TA por 72 horas. Diluído com EA e água, fases separada, fase orgânica lavada com salmoura e seca sobre MgSO4. Filtrada e descamada para dar sólido amarelo claro, 162 mg (80%). O material vruto usado sem purificação adicional.
LRMS (M + H)+ : 408.5
Exemplo 43. 8-(4-Clorobenzil)-4-metil-2-(metilsulfonil)-6-fenilpiridoF2,31-pirimidin-
À solução de metilsulfeto (160 mg, 0.39 mmol) em diclorometano(5 mL) foi adicionado ácido m-cloroperbenzóico (203 mg, 3 equiv.) em várias porções pequenas e permitiu- se que a reação resultande fosse agitada durante a noite. Uma mistura de reação foi então lavada com bicarbonato de sódio aquoso saturado (2x), salmoura e seca sobre MgSO4. Filtração e concentração deram o material como um sólido vítreo branco (185 mg) que foi usado imediatamente sem purificação. O produto é provavelmente uma mistura de sulfoxido e sulfona (LC MS).
LRMS (APCI) (M + H)+ : 440.5.
Exemplo 44. 8-(4-Clorobenzil)-2-amino-4-metil-6-fenilpiridoF2,3-dlPirimidin-7(8H)- ona (Composto 150)
O material bruto proveniente de experimento anterior (150 mg, 0.35 mmol) foi dis- solvido em amónia recém preparada / solução THF e aquecido a refluxo. Após 3 horas, o solvente foi removido sob pressão reduzida, o produto isolado em cartucho de SCX e purificado sobre coluna flash Biotage usando EA/hexano 1 :1. Espuma amarela clara (90 mg, 70%).
LRMS (APCI) 377.4 (M+H)+, 1H NMR (400 MHz, CDCI3): 7.80 (s, 1H), 7.62 (d, 2H), 7.33 - 7.46 (m, 5H), 7.22 (d, 2H), 5.57 (s, 2H), 5.27 (bs, 2H, NH2), 2.60 (s, 3H).
Exemplo 45. 8-(4-Clorobenzil)-4-metil-2-(metiltio)-6-(piridin-4-il)piridof2,3-dlpirimidin-
À solução de composto de bromo (150 mg, 0.366 mmol), preparado com descrito no Exemplo 41, em tolueno/EtOH (2 e 2 mL) foi adicionado bicarbonato de sódio aquoso saturado (1 mL), paládio tetrakis(trifenilfosfina (21 mg, 5 mol. %) e 4-ácido piridilborônico (54 mg, 1.2 equiv.). Uma mistura de reação foi aquecida a 100 °C por 2 horas e em seguida permitiu-se fica a TA por 72 horas. Diluída com EA e água, separada em fases, a fase orgânica lavada com salmoura e seca sobre MgSO4. O material bruto (148 mg, 96%) analisado por TLC e LC MS e usado sem purificação adicional. LRMS (M + H)+: 409.2
Exemplo 46. 8-(4-Clorobenzil)-4-metil-2-(metilsulfonil)-6-(piridin-4-il)piridor2,3- d]pirimidin-7(8H)-ona
Uma mistura de material de partida (100 mg, 0.244 mmol) e m-CPBA (84 mg, 2 e- quiv.) em diclorometano foi agitada a TA por for 3 horas. Descamada até secura e usada sem purificação adicional para análiseis. Rendimento 1 10 mg, 93%.
LRMS (APCI) (M + H)+: 441.2
Exemplo 47. 8-(4-Clorobenzil)-2-amino-4-metil-6-(piridin-4)-piridor2,3-dlpirimidin- 7(8H)-ona (Composto 151)
A uma solução de produto bruto proveniente do experimento anterior (sulfona, 80 mg, 0.181 mmol) em THF (4 mL) foi borbulhada em amónia por 2 minutos e e permitiu-se que a solução fosse capeada a TA por 72 horas. O solvente removido sob pressão reduzida, resíduo particionado entre EA e bicarbonato de sódio aquoso saturado (para remover Ph- COOH proveniente do experimento anterior). Fase orgânica lavada com salmoura e seca sobre MgSO4. Material purificado sobre coluna fasch usando 100% EA como eluente. Produto obtido como pó amarelo, 42 mg (61%).
LRMS (APCI) m/z 378.4 (M+H)+ 1H NMR (400 MHz, d6-DMSO 8.55 (bs, 2H), 8.23 (s, 1H), 7.75 (d, J = 5.81 Hz, 2H), 7.33 (q, 4H), 5.73 (s, 2H), 5.45 (s, 2H), 2.58 (s, 3H). 1H NMR (400 MHz, DMSO-Of6) d ppm 1.23 - 1.34 (m, 2 H) 1.45- 1.55 (m, 2 H) 1.89 -1.98 (m, 2 H) 2.55 (s, 3 H) 2.70 - 2.82 (m, 2 H) 3.48 - 3.60 (m, 1H) 3.82 - 3.91 (m, 3 H) 4.61 (d, J=4.29 Hz, 1H) 5.16 - 5.62 (m, 1H) 6.84 (d, .7=8.59 Hz, 1H) 7.16 (s, 2 H) 7.97 (s, 1H) 8.00 (dd, J=8.72, 2.40 Hz, 1H) 8.42 (d, J=2.53 Hz, 1H)
Exemplo 48. Trans-4-(2-amino-6-metilpirimidin-4-ilamino)ciclohexanol
Uma mistura of 2-amino-4-cloro-6-metil pirimidina (1.18 g, 8.24 mmol), trans-A- aminociclohexanol (1.00 g, 6.60 mmol), carbonato de potássio (1.82 g, 13.2 mmol), e diiso- propiletii amina (1.44 mL, 8.24 mmol) em dimetilacetamida (20.0 mL) foi aquecida a 160°C em um tubo vedado durante a noite. Uma mistura de reação foi diluída com acetato de etila, filtrada, e o filtrado foi concentrado.
O resíduo foi purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0.5- 5%) para fornecer the composto do título como um sólido espumoso (1.47 g, 99%). LRMS (M + H)+: 223 1H NMR (400 MHz, DMSO-dB) d ppm 1.14-1.24 (m, 4 H) 1.77 - 1.86 (m, 4 H) 1.97 (s, 3 H) 3.35 - 3.40 (m, 1H) 3.57 - 3.69 (m, 1H) 4.52 (d, J=4.55 Hz, 1H) 5.53 (s, 1H) 5.73 (s, 2 H) 6.43 (d, J=4.29 Hz, 1H)
Exemplo 49. Trans-4-(2-amino-5-bromo-6-metiloirimidin-4-ilamino)ciclohexanol ÇH3
A uma solução de (trans-4-(2-amino-6-metilpirimidin-4-ilamino)ciclohexanol (1.33 g, 5.98 mmol) em clorofórmio (15 ml) foi adicionado N-bromossuccinamida (1.08 g, 6.04 mmol). Após agitação a temperatura ambiente por 1.5 h, a solução foi concentrada. O resíduo foi 5 purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0.5-5%) para fornecer the composto do título (1.14 g, 63%).
LRMS (M + H)+: 301 , 303 1H NMR (400 MHz, DMSO-d6) d ppm 1.14 -1.25 (m, 2 H) 1.34 - 1.45 (m, 2 H) 1.74 - 1.85 (m, 4 H) 2.17 (s, 3 H) 3.34 - 3.43 (m, 1H) 3.79 - 3.89 (m, 1H) 4.55 (d, J=4.55 Hz, 1H) 10 5.83 (d, J=8.34 Hz, 1H)6.11 (s, 2 H)
Exemplo 50. 3-(2-amino-4-(trans-4-hidroxiciclohexilamino)-6-metilpirimidin-5- iDacrilato de (E)etila
Um tubo vedado contendo trans-4-(2-amino-5-bromo-6-metilpirimidin-4- ilamino)ciclohexanol (655 mg, 2.17 mmol), tri-o-tolilfosfina (298 mg, 0.979 mmol), acrilato de 15 etila (355 uL, 3.26 mmol) e acetato de paládio (II) (73 mg, 0.33 mmol) em trietilamina (20 mL) foi evacuado e preenchido de volta com nitrogênio (3 x). Uma mistura de reação foi a- quecida durante a noite a 130°C, filtrada e concentrada. O resíduo foi purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0.5-5%) para fornecer o composto do título (364 mg, 52%). 20 LRMS (M + H)+: 321 1H NMR (400 MHz, DMSO-d6) d ppm 1.13 - 1.22 (m, 2 H) 1.24 (t, J=7.07 Hz, 3 H) 1.34 - 1.45 (m, 2 H) 1.80 (m, 4 H) 2.21 (s, 3 H) 3.34 - 3.41 (m, 1H) 3.90 - 4.01 (m, 1H) 4.15 (q, J=7.07 Hz, 2 H) 4.52 (d, J=4.55 Hz, 1H) 5.95 (d, J=15.92 Hz, 1H) 6.27 (d, J=8.08 Hz, 1H) 6.37 (s, 2 H) 7.58 (d, J=15.92 Hz, 1H) 25 Exemplo 51. 2-Amino-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d1pirimidin-
A uma solução de 3-(2-amino-4-(trans-4-hidroxiciclohexilamino)-6-metilpirimidin-5- il)acrilato de (E)etila (233 mg, 0.727 mmol) em dimetilacetamida foi adicionado 1,5- diazbiciclo[5,4,0]undec-5-eno (544 uL, 3.64 mmol) seguido por terc-butóxido de potássio (1 M em THF, 364 uL, 364 mmol). A solução resultante foi aquecida a 150°C durante a noite em seguida concentrada. O resíduo foi purificado por cromatografia flash eluindo com cloro- fórmio/7 N amónia em metanol (0.5-5%). O produto foi em seguida triturado com 1:1 cloro- fórmio:hexano para fornecer the composto do título (119 mg, 60%).
LRMS (M + H)+: 275 1H NMR (400 MHz, DMSO-d6) d ppm 1.18 -1.30 (m, 2 H) 1.37 - 1.48 (m, 2 H) 1.87 - 1.94 (m, 2 H) 2.45 (S, 3 H) 2.70 (m, 2 H) 3.46 - 3.57 (m, 1H) 4.59 (d, J=4.29 Hz, 1H) 5.08 - 5.61 (m, 1H) 6.13 (d, J=9.60 Hz, 1H) 7.09 (s, 2 H) 7.81 (d, J=9.35 Hz, 1H)
Exemplo 52. 2-Amino-6-bromo-8-(trans-4-hidroxiciclohexil)-4-metilpirido(2,3- d1pirimidin-7(8H)-ona
A uma solução de 2-amino-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin- 7(8H)-ona (115 mg, 0.419 mmol) em dimetilformamida (2.0 mL) foi adicionado N- bromossuccinimida (75 mg, 0.42 mmol). Após agitação por 1.5 h a temperatura ambiente a solução foi concentrada. O resíduo foi fluidificado em metanol, sólidos filtrados, e o filtrado foi concentrated e purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0.5-3%). Sólidos combinados para fornecer the composto do título (120 mg, 81 %).
LRMS (M + H)+: 353/355 1H NMR (400 MHz, DMSO-cβ) d ppm 1.21-1.32 (m, 2 H) 1.43 - 1.53 (m, 2 H) 1.86 - 1.96 (m, 2 H) 2.48 (s, 3 H) 2.59 - 2.71 (m, 2 H) 3.46 - 3.57 (m, 1H) 4.62 (d, J=3.03 Hz, 1H) 5.08 - 5.76 (m, 1H) 7.26 (s, 2 H) 8.34 (S, 1H)
Exemplo 53. 2-Amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpiridoí2.3-dlPirimidin-7(8H)-ona (Composto 152)
Um frasco contendo 2-amino-6-bromo-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3- djpirimidin- 7(8H)-ona (105 mg, 0.297 mmol), carbonato de potássio (123 mg, 0.892 mmol), e ácido borônico de 2-metóxi-5-piridina (52 mg, 0.34 mmol) foi evacuado e preenchido de volta com nitrogênio (2 x). Uma solução de 5:1 dimetilformade: água (1.8 ml.) foi borbulhada com argon por 15 min em seguida adicionada ao frasco seguido por bis(trifenilfosfina) cloreto de paládio (II) (10 mg, 0.015 mmol). O frasco foi ajustado com dedo frio (cold finger), evacuado e preenchido de volta com nitrogênio (2 x) em seguida aquecido a 100°C po 4 h. A mistura foi resfriada durante a noite, diluída com metanol e clorofórmio em seguida filtrada através de um filtro de fibra de vidro para filtrar paládio. O filtrado foi concentrado e o resíduo foi purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0.5-6%) para fornecer the composto do título (80, 71%).
LRMS (M + H)+: 382 1H NMR (400 MHz, DMSO-d6) d ppm 1.23 - 1.34 (m, 2 H) 1.45 - 1.55 (m, 2 H) 1.89 - 1.98 (m, 2 H) 2.55 (s, 3 H) 2.70 - 2.82 (m, 2 H) 3.48 - 3.60 (m, 1H) 3.82 - 3.91 (m, 3 H) 4.61 (d, J=4.29 Hz, 1H) 5.16 - 5.62 (m, 1H) 6.84 (d, J=8.59 Hz, 1H) 7.16 (s, 2 H) 7.97 (s, 1H) 8.00 (dd, J=8.72, 2.40 Hz, 1H) 8.42 (d, J=2.53 Hz, 1H)
Exemplo 54, 6-Bromo-4-metil-2-(metiltío)-8-((tetrahídrofuran-3-il)metil)piridof2.3- dlpirimidin- 7(8H)-ona
A uma mistura de 6-bromo-4-metil-2-(metiltio)pirido[2,3-d]pirimidin-7(8H)-ona (900 mg, 3.15 mmol) e 3-(bromometil)-tetrahidrofurano (571 mg, 3.46 mmol) em DMF foi adicionado CsCO3 (1.13g, 3.46 mmol). Após agtado a 70 °C por 7 h e a mistura foi resfriada bruscamente com água e extraída com t-butil etil éter (4 vezes) e concentrada. A mistura bruta foi purificada por cromatografia flash, usando 0- 2% MeOH/CHCI3, para dar o composto do título (715 mg, 61%).
LRMS: 370, 372 (M+H)+. 1H NMR (400 MHz, CDCI3) 8.25 (1H, s), 4.56 (2H, m), 3.96 (1H, dt, J = 8.15, 5.68 Hz), 3.72-3.83 (2H, m), 3.66 (1H, dd, J = 8.59, 5.81 Hz), 2.81-2.95 (1H, m), 2.68 (3H, s), 2.62 (3H, s), 1.91-2.04 (1H, m), 1.71-1.85 (1H, m).
Exemplo 55. 2-Amino-8-ciclobutil-4-metil-7-oxo-7.8-dihidropirido[2,3-dlpirimidina-6- carbonitrila (Composto 269)
A uma solução de 2-amino-6-bromo-8-ciclobutil-4-metil-8H-pirido[2,3-d]pirimidin-7- ona (371 mg, 1.20 mmol) em NMP (4 mL) foi adicionado CuCN (480 mg, 5.36 mmol). A mistura foi vedada e aquecida a 220°C por 30 min usando irradiação de micro-ondas. A mistura foi derramada em salmoura e filtrada para dar um sólido. A fase aquosa foi extraída com t- butil metil éter (3 vezes), seca e evaporada. O sólido combinado foi purificado por cromatografia flash, usando 0 a 3% MeOH/CHCI3, para dar o composto do título (240 mg, 78%).
LRMS: 256 (M+H)+. 1H NMR (400 MHz, DMSO-oB) 8.66 (1H, s), 7.77 (2H, d, J = 21.47 Hz), 5.68-5.85 (1H, m), 2.90-3.11 (2H, m), 2.12-2.28 (2H, m), 1.85-2.02 (1H, m), 1.62-1.80 (1H, m).
Exemplo 56. 2-Amino-8-ciclobutil-4-metil-6-(2-(trimetilsilil)etinil)pirido[2,3-dlpirimidin- 7(8H)-ona
Um frasco foi carregado com Pd(PRh3)2Cl2 (84.2 mg, 0.120 mmol) e iodeto de cobre (34.3 mg, 0.180 mmol). A ele foram adicionados 1,4-dioxano (12 mL) e diisopropiletilamina (0.84 mL, 4.8 mmol) via seringa. 2-Amino-6-bromo-8-ciclobutil-4-metil-8H-pirido[2,3- d|pirimidin-7-ona (371 mg, 1.20 mmol) foi introduzido, e a solução amarela resultante foi cuidadosamente aspergida com nitrogênio por 10 min. TMS- acetileno (0.50 mL, 3.6 mmol) foi em seguida adicionado via seringa, e a solução preta resultante foi agitada a 70°C por 1h. Solvente foi removido sob pressão reduzida. O sólido bruto foi purificado por cromatografia flash sobre sílica gel eluindo com CHCI3 em seguida 3% MeOH em CHCI3 para fornecer o produto do título (322 mg).
LRMS: 327 (M+H)+. 1H NMR (400 MHz, DMSO-d6) 8.06 (1H, s), 7.39 (2H, s), 5.74-5.97 (1H, m), 2.92- 3.13 (2H, m), 2.49 (3H, s), 2.09-2.23 (2H, m), 1.86-1.97 (1H, m), 1.63-1.81 (1H, m), 0.22 (9H, s).
Exemplo 57. 2-Amino-8-cíclobutil-6-etinil-4-metilpiridof2.3-d]pirimidin-7(8H)-ona (Composto 270)
A uma solução agitada de 2-amino-8-ciclobutil-4-metil-6-(2- (trimetilsilil)etinil)pirido[2,3-d]pirimidin-7(8H)-ona (105 mg, 0.322 mmol) em MeOH (7 mL)foi adicionado K2CO3 (50 mg, 0,36 mmol) e a mistura foi agitada por 5 h. LC-MS indicou conversão completa. O solvente foi evaporado e o resíduo foi purificado por cromatografia flash, usando CHCI3, para dar o composto do título (81 mg, 99%).
LRMS: 255 (M+H)+. 1H NMR (400 MHz, CDCI3) 7.95 (1H, s), 5.78-5.98 (1H, m), 5.25 (2H, s), 3.31 (1H, s), 3.04-3.25 (2H, m), 2.56 (3H, s), 2.23-2.40 (2H, m), 1.96-2.13 (1H, m), 1.73-1.91 (1H, m).
Exemplo 58. (4-(2-Amíno-8-isopropil-4-metil-7-oxo-7,8-dihidropiridof2,3-d]pirimidin- 6-ÍD-1H-1,2,3-triazol-1-il)metill dietilcarbamato (Composto 263)
2-amino-6-etinil-8-isopropil-4-metilpirido[2,3-d]pirimidin-7(8H)-ona (75 mg, 0.31 mmol) e azidometil dietilcarbamato (80 mg, 0.46 mmol) foi suspoenso em 1:1 t-BuOH/H2O (4 mL). A ele foi adicionado solução de sulfato de cobre saturada (0.05 mL) e a agitação foi continuada por 24 h. A mistura foi concentrada e diluída com 5 mL água. A mistura foi separada e the fase orgânica foi lavada com água e evaporada. Cromatografia flash do resíduo sobre sílica gel, usando 0-5% MeOH/CHCI3, deu o composto do título (88 mg, 69%).
LRMS: 415(M+H)+. 1H NMR (400 MHz, DMSO-d3) 8.67 (1H, s), 8.61 (1H, s), 7.28 (2H, br. s.), 6.34 (2H, s), 5.88 (1H, br. s.), 3.10-3.29 (4H, m), 2.60 (3H, s), 1.55 (6H, d, J = 6.82 Hz), 1.05 (3H, t, J = 6.95 Hz), 0.99 (3H, t, J = 6.95 Hz).
Exemplo 59. 2-Amino-8-isopropil-4-metil-6-(1 H-1 ■2.3-triazol-4-il)pirido(2,3-
A uma solução de (4-(2-amino-8-isopropil-4-metil-7-oxo-7,8-dihidropirido[2,3- d]pirimidin-6-il)-1 H-1,2,3-triazol-1-il)metil dietilcarbamato (38 mg, 0.092 mmol) em MeOH (0.5 ml) foi adicionado NaOH aquoso (1.0 M, 0.20 ml, 0.20 mmol) e uma mistura de reação foi agitada a 85 °C por 2 dias. Existem cerca de 90% de conversão proveniente de LCMS. O solvente foi evaporado e o resíduo foi purificado por cromatografia flash eluindo com Me- OH/CHCI3 (0-5%) para dar o título (8 mg, 30%).
LRMS: 286 (M+H)+. 1H NMR (400 MHz, DMSO-cβ) 8.50 (1H, br. s.), 8.38 (1H, br. s.), 7.27 (2H, br. s.), 5.77-6.03 (1H, m), 2.59 (3H, s), 1.55 (6H, d, J = 6.82 Hz).
Exemplo 60. 2-Amino-6-(2-hidroxipirimidin-5-il)-4-metil-8-(tetrahidro-2H-piran-4- il)píridoí2,3-dlpirímidin-7(8H)-ona (Composto 267)
Uma mistura of 2-amino-6-(2-metoxipirimidin-5-il)-4-metil-8-(tetrahydro-2H-piran-4- il)pirido-[2,3-d]pirimidin-7(8H)-ona (42.2 mg, 0.115 mmol), TMSI (0.10 mL, 0.70 mmol), e acetonitrila seca (2.3 mL) foi aquecida a 82 °C por 1H. Após ser resfriada a temperatura am-biente, a mistura foi tratada com 20% de solução NH4OH e concentrada. A mistura foi purificada por grupo analítico (HPLC) para dar o composto do título (12 mg, 30%).
LRMS: 355 (M+H)+. 1H NMR (400 MHz, DMSO-d6) 8.63 (2H, br. s.) 8.10 (1H, s) 7.23 (2H, br. s.) 5.54- 5.84 (1H, m) 3.99 (2H, dd, J = 11.12, 3.79 Hz) 3.36-3.53 (3H, m) 2.83-3.06 (2H, m) 2.56 (3H, s)1.46 (2H, d, J = 9.85 Hz).
Exemplo 61. 5-Bromo-4-cloro-6-metilpírimidin-2-amina
A uma mistura de 2-amino-4-cloro-6-metil pirimidina (5.00 g, 34.8 mmol) em diclorometano (240 ml.) foi adicionado bromo (1.88 ml, 36.6 mmol). A suspensão resultante foi agitada a temperatura ambiente por 1,5 hora. A mistura foi diluída com diclorometano (1.3 L) e lavada com bicarbonato de sódio saturado (2 x 200 mL) e salmoura (200 ml), seca (Mg- SO4), filtrada e concentrada para fornecer 5-bromo-4-cloro-6-metilpirimidin-2-amina (7.5 g, 97%).
LCMS (M+H): 223 1H NMR (400 MHz, CLOROFÓRMIO-d) δ ppm 2.54 (s, 3 H) 5.10 (s, 2 H)
Exemplo 62. 5-Bromo-4-cloro-2-(2.5-dimetil-1 H-pirrol-1 -il)-6-metilpirimidina
Um frasco contendo uma mistura de 5-bromo-4-cloro-6-metilpirimidin-2-amina (34.8 mmol), 2,5-hexanodiona (6.15 mL, 52.2 mmol), e ácido p-toluenossulfônico (330 mg, 1.74 mmol) em tolueno (100 mL) foi ajustado com um equipamento Dean-stark e condensador e a mistura foi aquecida a refluxo. Após refluxar durante a noite a solução foi resfriada a tem-peratura ambiente e concentrada. O resíduo foi fluidizado em hexanos, filtrado e o filtrado foi concentrado. O precipitado foi purificado por cromatografia flash eluindo com hexa- nos/clorofórmio (0-50%) para fornecer 0 5-bromo-4-cloro-2-(2,5-dimetil-1 H-pirrol-1-il)-6- metilpirimidina (1.60 g, 15%). O concentradofiltrate foi purificado por cromatografia flash elu-indo com hexanos/clorofórmio (10-40%) para fornecer 5-bromo-4-cloro-2-(2,5-dimetil-1H- pirrol-1 -il)-6-metilpirimidina (5.22 g, 50%).
LRMS (M + H)+: 302 1H NMR (400 MHz, CLOROFÓRMIO-d) δ ppm 2.39 (s, 6 H) 2.72 (s, 3 H) 5.90 (s, 2 H)
Exemplo 63. trans-4-(5-bromo-2-(2,5-dimetil-1 H-pirrol-1-il)-6-metilpirimidin-4- ilamino)ciclohexanol
Uma mistura de 5-bromo-4-cloro-2-(2,5-dimetil-1H-pirrol-1-il)-6-metilpirimidina (1.50 g, 4.99mmol), cloridrato de trans-4-aminociclohexanol (1.17 g, 6.24 mmol), e diisopropiletil amina (2.61 mL, 15.0 mmol) em dimetilacetamida (25.0 mL) foi foi aquecida a 160°C em um tubo vedado durante a noite. Uma mistura de reação foi diluída com metiltercbutil éter (400 mL), lavada com saturated cloreto de amónia (2x) e salmoura, seca (MgSO4), filtrada, e con-centrada. As camadas aquosas combinadas foram extraídas diclorometano (3x 150 mL), secas (MgSO4), filtradas, e concentrada. O produto bruto foi purificado por cromatografia flash eluindo com clorofórmio/metanol (0.5-3%) para fornecer trans-4-(5-bromo-2-(2,5- dimetil-1H-pirrol-1-il)-6-metilpirimidin-4-ilamino)ciclohexanol (1.76 g, 93%).
LCMS LRMS (M + H)+: 379/381 1H NMR (400 MHz, DMSO-Ú6) δ ppm 1.15 -1.26 (m, 2 H) 1.46 -1.57 (m, 2 H) 1.74 - 1.80 (m, 2 H) 1.81 - 1.87 (m, 2 H) 2.26 (s, 6 H) 2.41 (s, 3 H) 3.35 - 3.45 (m, 1H) 3.86 - 3.96 (m, 1H) 4.57 (d, J=4.29 Hz, 1H) 5.76 (s, 2 H) 6.82 (d, J=8.34 Hz, 1H)
Exemplo 64. 5-Bromo-2-(2.5-dimetil-1 H-pirrol-1-il)-N-(trans-4-metoxiciclohexil)-6- metilpirimidin-4-amina
A uma solução resfriada (0°C) de trans-4-(5-bromo-2-(2,5-dimetil-1H-pirrol-1 -il)-6- metilpirimidin-4-ilamino)ciclohexanol (1.45 g, 3.82 mmol) emtetrahidrofurano (40 mL) foi adi-cionado hidreto de sódio (60% de dispersão em óleo, 459 mg, 11.5 mmol). Após 40 minutos, iodeto de metila foi adicionado (262 uL, 4.21 mmol) e a mistura foi agitada a 0°C por 2 horas. O banho de gelo foi removed e continuado a agitar por 3 horas em seguida resfriado bruscamente com metanol e concentrado. O resíduo foi dissolvido em acetato de etila e lavado com cloreto de amónia aturada (2x), salmoura, seco (MgSO4), filtrado e concentrado. O produto bruto foi purificado por cromatografia flash eluindo com hexanos/ metiltercbutil éter (5- 25%) para fornecer 5-bromo-2-(2,5-dimetil-1H-pirrol-1-il)-N-(trans-4-metoxiciclohexil)-6- metilpirimidin-4-amina (1.10 g, 73%).
LRMS (M + H)+: 293/295 1H NMR (400 MHz, DMSO-d6) δ ppm 1.11-1.22 (m, 2 H) 1.47 - 1.58 (m, 2 H) 1.78 - 1.87 (m, 2 H) 1.97 - 2.07 (m, 2 H) 2.26 (s, 6 H) 2.41 (s, 3 H) 3.04 - 3.14 (m, 1H)3.23 (s, 3 H) 3.90 - 4.00 (m, 1H) 5.76 (s, 2 H) 6.87 (d, J=8.34 Hz, 1H)
Exemplo 65, 5-Bromo-N4-(trans-4-metoxiciclohexil)-6-metilpirimidina-2.4-diamina
Uma solução de 5-bromo-2-(2,5-dimetil-1H-pirrol-1-il)-N-(trans-4-metoxiciclohexil)-6- metilpirimidin-4-amina (1.07 g, 2.72 mmol) e cloridrato de hidroxilamina (945 mg, 13.6 mmol) em 10:1 etanoágua (27.5 mL) foi aquecida a refluxo por 7 horas, em seguida em temperatura ambiente durante a noite. Outro 0.5 eq de cloridrato de hidroxilamina foi adicionado e a solução foi refluxada por outras 4 horas, em seguida resfriada a temperatura ambiente e concentrada. O produto bruto foi purificado por cromatografia flash eluindo com clorofór- mio/metanol (0.5-3%) para fornecer 5-bromo-N4-(trans-4-metoxiciclohexil)-6-metilpirimidina- 2,4-diamina (767 mg, 89%).
LRMS (M + H)+: 315/317 1H NMR (400 MHz, DMSO-cβ) δ ppm 1.09 - 1.20 (m, 2 H) 1.35 -1.46 (m, 2 H) 1.78 - 1.88 (m, 2 H) 1.96 - 2.04 (m, 2 H) 2.17 (s, 3 H) 3.03 - 3.14 (m, 1H) 3.23 (s, 3 H) 3.82 - 3.92 (m, 1H)5.91 (d, J=8.34 Hz, 1H)6.12(s, 2 H)
Exemplo 66. 3-(2-amino-4-(trans-4-metoxiciclohexilamino)-6-metilpirimidin-5- iDacrilato de (E)etila
Em um tubo vedado uma solução de 5-bromo-N4-(trans-4-metoxiciclohexil)-6- metilpirimidina-2,4-diamina (811 mg, 2.57 mmol) e acrilato de etila (559 uL, 5.15 mmol) em trietilamina (25 mL) foi borbulhado com argon por -10 minutos. Tetrakis(trifenilfosfin)-paládio (0) (297 mg, 0.257 mmol) foi adicionado, o frasco foi vedado, e a reação foi aquecida a 130°C durante a noite. Uma mistura de reação foi resfriada a temperatura ambiente, diluída com acetato de etila (450 mL), lavada com água, 0.1 N ácido clorídrico, salmoura, seca (MgSO4), filtrada e concentrada. O produto bruto foi purificado por cromatografia flash eluindo com clorofórmio/metanol (0-10%) para fornecer 3-(2-amino-4-(trans-4- metoxiciclohexila- minoJ-e-metilpirimidin-5-il)acrilato de (E)etila (674 mg, 78%).
LRMS (M + H)+: 335 1H NMR (400 MHz, DMSO-d6) δ ppm 1.09 - 1.20 (m, 2 H) 1.24 (t, J=7.07 Hz, 3 H) 1.34 - 1.46 (m, 2 H) 1.79 -1.89 (m, 2 H) 1.96 - 2.05 (m, 2 H) 2.21 (s, 3 H) 3.03 - 3.12 (m, 1H) 3.23 (s, 3 H) 3.92 - 4.03 (m, 1H) 4.15 (q, J=7.07 Hz, 2 H) 5.96 (d, J=15.92 Hz, 1H) 6.31 (d, J=8.08 Hz, 1H) 6.37 (s, 2 H) 7.59 (d, J=15.92 Hz, 1H)
Exemplo 67. 2-Amino-8-(trans-4-metoxiciclohexil)-4-metilpirido[2.3-d]pirimidin-
Uma solução de 3-(2-amino-4-(trans-4-metoxiciclohexilamino)-6-metilpirimidin-5- il)acrilato de (E)etila (674 mg, 2.02 mmol) tiofenol (621 ul, 6.05 mmol), 1 ,5- diazabiciclo5,4,0)undec-5-eno (1.81 mL, 12.1 mmol) e trietilamina (1.69 ml, 12.1 mmol) in N',N-dimetilformamida (15 ml) foi aquecida no micro-ondas por 30 minutos a 100°C em se-guida em um banho de óleo 100°C durante a noite. Uma mistura de reação foi diluída com metiltercbutiléter e lavacom com carbonato de sódio saturado, salmoura, 0.1 N ácido bromí- drico, salmoura, seca (MgSO4), filtrada e concentrada. The camada aquosa combinada foi extracted com diclorometano (2x). A camada orgânica foi seca (MgSO4), filtrada e concen-trada. O produto bruto foi purificado por cromatografia flash eluindo com clorofórmio/metanol (0-5%) para fornecer 2-amino-8-(trans-4-metoxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)- ona (482 mg, 83%).
LRMS (M + H)+: 289 1H NMR (400 MHz, DMSO-C6) δ ppm 1.14 - 1.25 (m, 2 H) 1.45 -1.55 (m, 2 H) 2.05 - 2.14 (m, 2 H) 2.46 (s, 3 H) 2.66 - 2.77 (m, 2 H) 3.26 (s, 3 H) 3.29 - 3.33 (m, 1H) 4.97-5.61 (m, 1H)6.14(d, J=9.35 Hz, 1H) 7.11 (s, 2 H) 7.82 (d, J=9.35 Hz, 1H)
Exemplo 68. 2-Amino-6-bromo-8-(trans-4-metoxiciclohexil)-4-metilpiridor2.3- d1pirimidin-7(8H)-ona
A uma solução de 2-amino-8-(trans-4-metoxiciclohexil)-4-metilpirido[2,3-d]pirimidin- 7(8H)-ona (482 mg, 0.1.67 mmol) em dimetilformamida (15 ml) foi adicionado N- bromossuccinimida (300 mg, 1.69 mmol). Após agitação por 1 hora a temperatura ambiente a slução foi diluída com metiltercbutiléter e lavada com 50% de carbonato de sódio (2x) e salmoura. As camadas aquosas combinadas foram extraídas com diclorometano. Os orgâ-nicos foram secos (MgSO4) filtrados e concentrados. Os sólidos foram triturados com dietil éter para fornecer 2-amino-6-bromo-8-(trans-4-metoxiciclohexil)-4-metilpirido[2,3-d]pirimidin- 7(8H)-ona (594 mg, 97%).
LRMS (M + H)+: 367/369 1H NMR (400 MHz, DMSO-d6) δ ppm 1.15 -1.26 (m, 2 H) 1.49 -1.59 (m, 2 H) 2.06 - 2.15 (m, 2 H) 2.49 (s, 3 H) 2.61 - 2.73 (m, 2 H) 3.17 - 3.26 (m, 1H) 3.27 (s, 3 H) 5.15 - 5.67 (m, 1H)7.26 (s, 2 H) 8.34 (s, 1H)
Exemplo 69, 2-Amino-8-(trans-4-metoxiciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpirido[2,3-dlpirimidin-7(8H)-ona (Composto 179)
A um frasco contendo 2-amino-6-bromo-8-(trans-4-metoxiciclohexil)-4- metilpirido[2,3-d]pirimidin-7(8H)-ona (75 mg, 0.20 mmol), ácido 2-metoxi-5-piridinborônico (37.5 mg, 0.245 mmol) e carbonato de césio foi adicionado PdCI2(dppf)1:1 w/CH2CI2 seguido 10 por 5:1 dimetoxietano:água (3 ml, desgaseificado por borbulhamento com argon). O frasco foi capeado e aquecido com micro-ondas por 30 minutos a 100°C. Uma mistura de reação foi concentrada e o produto bruto foi purificado por cromatografia flash eluindo com cloro- fórmio/metanol (0-5%). As frações contendo o produto desejado foram concentradas e o sólidos foram triturados com metiltercbutil éter para fornecer 2-amino-8-(trans-4- metoxici- 15 clohexil)-6-(6-metoxipiridin-3-il)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona (33 mg, 40%).
LRMS (M + H)+: 396 1H NMR (400 MHz, DMSO-cβ) δ ppm 1.16-1.28 (m, 2 H) 1.52 -1.62 (m, 2 H) 2.07 - 2.17 (m, 2 H) 2.55 (S, 3 H) 2.72 - 2.83 (m, 2 H) 3.26 (s, 3 H) 3.30 - 3.33 (m, 1H) 3.88 (s, 3 H) 5.30 - 5.63 (m, 1H) 6.84 (d, J=8.59 Hz, 1H) 7.17 (s, 2 H) 7.98 (s, 1H) 8.00 (dd, J=8.59, 1.53 20 Hz, 1H) 8.42 (d, J=2.53 Hz, 1H)
Exemplo 70. 1 H-priazol-5-trifluoroborato de potássio
Uma mistura de ácido 1 H-priazol-5-borônico (150 mg, 1.34 mmol) e hidrogênio fluo- reto de potássio (262 mg, 3.35 mmol) em 1:3 metanol/água (2 ml.) foi agitada a temperatura ambiente durante a noite. A mistura foi transferida para um frasco, o frasco foi vedado e a 25 mistura foi aquecida a 100°C em um banho de óleo por 2 horas, resultando em uma solução. A soluçãofoi resfriada e concentrada Os sólidos foram fluidificados em uma acetona quente, filtrados, e o filtrado foi concentrado para fornecer 1 H-priazol-5-trifluoroborato de potássio (234 mg, 100%).
Exemplo 71. 2-Amino-8-((trans)-4-hidroxiciclohexil)-4-metil-6-( 1 H-pirazol-3- il)pirido[2,3-dlpirimidin- 7(8H)-ona (Composto 186)
Uma mistura de 2-amino-6-bromo-8-((trans)-4-hidroxiciclohexil)-4-metilpirido[2,3- djpirimidin- 7(8H)-ona (100 mg, 0.283 mmol), 1 H-priazol-5-trifluoroborato de potássio (98.5 mg, 0.566 mmol), e trietilamina (197 uL, 1.42 mmol) em etanol (3.0 mL) foi borbulhada com argon. PdCI2(dppf)1:1 w/CH2CI2 foi adicionado, o frasco foi vedado e a mistura foi borbulhada com argon novamente, em seguida aquecido no micro-ondas por 30 minutos a 100°C, em seguida 60 minutos a 150°C. Uma mistura de reação foi concentrada e purificada por cromatografia flash eluindo com 1:1 acetato de etila:clorofórmio/ 7N amónia em metanol (0.5-7%). As frações contendo o produto desejado foram combinadas e concentradas e os sólidos foram recristalizados a partir metanol/clorofórmio para fornecer 2-amino-8-((trans)-4- hidroxiciclohexil)-4-metil-6-(1H-pirazol-3-il)pirido[2,3-d]pirimidin-7(8H)-ona (32 mg, 33%).
LRMS (M + H)+: 341 1H NMR (400 MHz, DMSO-dB) δ ppm 1.24 - 1.35 (m, 2 H) 1.44 -1.55 (m, 2 H) 1.90 - 1.99 (m, 2 H) 2.56 (S, 3 H) 2.73 - 2.84 (m, 2 H) 3.50 - 3.62 (m, 1H) 4.62 (d, J=4.04 Hz, 1H) 5.12-5.74 (m, 1H)6.93 (s, 1H) 7.14-7.26 (m, 2 H) 7.62 (m, 1H)8.34 (s, 1H) 12.97 (m, 1H) Exemplo 72. 1-(5-Bromo-2-(2.5-dimetil-1H-pirrol-1-il)-6-metilpirimidin-4-il)hidrazina
A um frasco de micro-ondas foi adicionado 5-bromo-4-cloro-2-(2,5-dimetil-1H-pirrol- 1-il)-6-metilpirimidina (4.95 g, 16.5mmol) e hidrazina (0.57 ml, 18.1 mmol) base de hunig 95.74 ml, 32. 9 mmol) e dimetiacetamida ( 24 ml) at RT. Após aquecer no micro-ondas por 30 min a 100°C. Uma mistura de reação foi concentrada sob pressão reduzida até secura e o resíduo foi triturado com 1:1 acetato de etila:metanol para obter o produto desejado como um sólido branco pesando 2820 mg. O líquido mãe foi purificado por cromatografia em coluna eluído com 30% EtOAc.hexano para dar uma batelada adicional do produto desejado.
Ambos lotes foram combinados para dar o composto do título como um sólido branco pesado 3620mg 74% 1H NMR (400 MHz, MeOD) δ ppm 2.30 (s, 6 H) 2.51 (s, 3 H) 5.79 (s, 2 H)
Exemplo 73. 5-Bromo-2-(2.5-dimetil-1H-pirrol-1-il)-6-metil-N-(pirrolidin-1-il)pirimidin- 4-amina
A um frasco foi adicionado 1-(5-bromo-2-(2,5-dimetil-1 H-pirrol-1 -il)-6-metilpirimidin- 4-il)hidrazina (100mg, 0.34 mmol) 1,4-dibromobutano (0.04 ml, 0.37 mmol) base de hunig (0.18 ml, 1.01 mmol) e DMAC (1.0 ml) a TA. Após aquecer a 60°C durante a noite, uma mistura de reação foi resfriada a TA. e diluída com EtOAc (2 ml) o sólido branco foi filtrado e o licor mãe foi concentrado sob pressão reduzida. O resíduo resutante foi purificado por column cromatografia eluído com 30% EtOAc:hex para dar o composto do título pesado 76mg 64% 1H NMR (400 MHz, MeOD) δ ppm 1.78 (ddd, J=6.95, 3.41 , 3.28 Hz, 4 H) 2.15 (s, 6 H) 2.41 (s, 3 H) 2.85 - 2.92 (m, 4 H) 5.67 (s, 2 H)
Exemplo 74. N-(5-Bromo-2-(2.5-dimetil-1 H-pirrol-1 -il)-6-metilpirimidin-4-il)-N- (pírrolidin-1- iDacrilamida
A uma solução de reação de 5-bromo-2-(2,5-dimetil-1 H-pirrol-1-il)-6-metil-N- (pirrolidin-1 -il)pirimidin-4-amina (3.14g, 8. 97 mmol) em cloreto de metileno anidro (120 ml) e base de hunig (4.68 ml) foi adicionada vagarosamente uma solução de cloreto de acriloíla (0. 80 ml, 9.86 mmol) em cloreto de metileno (30 ml) em gotas a TA. Após agitação a TA por 60 min, uma mistura de reação foi concentrada sob pressão reduzida e o resíduo foi purificado por 120g eluído em coluna com 40% acetato de etilaihexano para dar produto do título pesado 3.5 g um sólido branco 97% 1H NMR (400 MHz, DMSO-d6) δ ppm 1.72 -1.77 (m, 4 H) 2.28 (S1 6 H) 2.70 (s, 3 H) 3.17 - 3.20 (m, 4 H) 5.79 (d, J=11.12 Hz, 1H) 5.85 (s, 2 H) 6.30 (dd, J=17.18, 2.02 Hz, 1H) 6.75 (bs, 1H)
Exemplo 75. 2-(2.5-Dimetil-1 H-pirrol-1 -il)-4-metil-8-(pirrolidin-1-il)piridoí2,3-
A um frasco de micro-ondas foi adicionado N-(5-bromo-2-(2,5-dimetil-1H-pirrol-1-il)- 6-metilpirimidin-4-il)-N-(pirrolidin-1-il)acrilamida (2. Og, 4.95mmol) carbonato de prata (2.73 g, 9.89 mmol) e THF anidro (100ml). Uma suspensão de reação foi borbulhada em nitrogênio por 2 min e em seguida adicionado o paládio tetrakis terc-(trifenilfosfina) (286 mg, 0.25 mmol). Após agitar a 70°C banho de óleo por 3h, uma mistura de reação foi resfriada a TA. e diluída com 20 ml de salmoura. Após agitar a TA por 5 min, uma mistura de reação foi filtrada através de uma almofada de celite. A torta foi lavada com acetato de etila. As camadas foram separadas. A camada orgânica foi lavada com salmoura 20 ml, seca com carbonato de potássio, filtrada e concentrada sob pressão reduzida. O resíduo resultante foi purificado por column cromatografia eluído com 40% e toa c: hex para dar o composto do título pesado 480 mg 30% 1H NMR (400 MHz, MeOD) δ ppm 2.01 - 2.13 (m, 4 H) 2.39 (s, 6 H) 2.80 (s, 3 H) 3.32 - 3.39 (m, 4 H) 5.86 (s, 2 H) 6.72 (d, ./=9.85 Hz, 1H) 8.15 (d, J=9.60 Hz, 1H)
Exemplo 76. 2-Amino-4-metil-8-pirrolidin-1 -llpiridof2.31-pirimidin-7(8H)-ona
A um frasco de micro-ondas foi adicionado 2-(2,5-dimetil-1H-pirrol-1-il)-4-metil-8- (pirrolidin-1-il)pirido[2,3,d]pirimidin-7(8H)-ona (530 mg, 1.64 mmol) cloridrato de hidroxamina (1.14 g, 16.4 mmol) etanol ( 20ml) e água (2.92 ml). O frasco foi capeado e refluxado a 100°C. Após 3 h, uma mistura de reação foi concentrada até secura sob pressão reduzida e o resíduo resultante foi purificado por cromatografia em coluna eluída com 10% 7N NH3 em MeOH:CHCI3 para dar o produto desejado ponderado 296 mg 74% LRMS (M + H)+: 246.1 1H NMR (400 MHz, DMSO-d6) δ ppm 1.90 - 2.00 (m, 4 H) 2.47 (s, 3 H) 3.16 - 3.24 (m, 4 H) 6.20 (d, J=9.60 Hz, 1H) 7.21 (br. s., 2 H) 7.84 (d, J=9.60 Hz, 1H)
Exemplo 77. 2-Amino-6-bromo-4-metil-8-(pirrolidin-1-il)piridof2.3-dlpirimidin-7(8H)- ona
A uma suspensão de 2-amino-4-metil-8-pirrolidin-1-ilpirido[2,3-d]pirimidin-7(8H)-ona (22.0 mg, 0.09 mmol) em DMF anidro (1.0 ml) e CCI4 (1.0 ml) foi adicionado duas gotas de bromo via seringa a TA. Após agitar a TA por 3 min para uma mistura de reação, TEA (0.08 ml) foi adicionado. Após agitação por 1.5 h a TA., uma mistura de reação foi concentrada sob pressão reduzida e o resíduo resultante foi purificado por cromatografia em coluna eluí- dacom 10% 7N NH3 em MeOH:CHCI3 para dar o composto do título 13.0 mg 45% de produto ponderado 25 mg 45% LCMS (APCI +) 324.0 1H NMR (400 MHz, MeOD) δ ppm 2.02 - 2.14 (m, 4 H) 2.57 (s, 3 H) 3.32 - 3.38 (m, 4 H) 8.36 (s, 1H)
Exemplo 78. 2-Amino-4-metil-6-(1 H-pirazol-4-íl)-8-(pirrolidin-1-il)piridoí2,3- d]pirimidin-7(8H)-ona (Composto 193)
A um frasco foi adicionado a 2-amino-6-bromo-4-metil-8-(pirrolidin-1-il)pirido[2,3- d]pirimidin-7(8H)-ona (21.0 mg, 0.06 mmol), terc-butil 4-(4,4,5,5-tetrametil-1,3,2- dioxaborolan-2-il)-1H-pirazol-1-carboxilato (20. 9mg, 0.07 mmol) carbonato de potássio (25.6 mg, 0.19 mmol) em DMAC( 1.20 ml) :H2O (0.1 ml). Uma mistura de reação foi desgaseifica- da alternando entre N2 e vácuo. A uma mistura de reação foi adicionado PdCI2(PPh3)2 (4.3 mg). Após aquecer em micro-ondas por 60 min a 100°C, uma mistura de reação foi concentrada sob pressão reduzida e o resíduo resultante foi purificado por coluna de fase reversa eluída com acetonitrila: 0.1% ácido acético em água para dar o composto do título ponderado 2.5mg 1H NMR (400 MHz, MeOD): 2.07 - 2.18 (m, 4 H) 2.66 ( S, 3 H) 3.35 - 3.46 (m, 4 H) 8.18 (s, 1H)8.28 (bs, 2H)
Exemplo 79. Terc-butil-4-(2-amino-4-metil-7-oxo-8-(pirrolidin-1-il)-7,8- dihidropirido[2.3-d1pirimiclin-6- il)-1H-pirazol-1-carboxilato (Composto 192)
Este composto do título foi obtido a partir de uma reação que produziu o 78, ponderada 3.1 mg. 1H NMR (400 MHz, MeOD): 1.58 (s, 9 H) 2.00 - 2.05 (m, 4 H) 2.57 (s, 3 H) 3.27 - 3.34 (m, 4 H) 8.07 (s, 1H) 8.21 (s, 1H) 8.32 (s, 1H)
Exemplo 80. 8-Ciclopentil-6-[1-(2-hidróxi-2-metil-propil)-1 H-pirazol-4-il]-4-metil-2-
À solução de 8-ciclopentil-4-metil-2-metilsufanil-6-(1H-pirazol-4-il)-8H-pirido[2,3- d]pirimidin-7-ona (100 mg, 0.29 mmol) em 5 ml de DMSO foram adicionados 2,2-Dimetil- oxirano (0.03 ml, 1.20 eq.), e carbonato de potássio (40.5 mg, 1.00 eq. ) sob nitrogênio. Uma mistura de reação foi agitada a temperatura ambiente. Após duashoras, sem reação. Uma mistura de reação foi aquecida to 100 °C for 30 min. Algum produto foi formado. Ele continuou aquecendo por 1 hora. Material de partida foi embora. Uma mistura de reação foi particionada em EA/salmoura. Camada EA foi seca e concentrada. Ela foi adicionalmente purificada por cromatografia (10% MeOH/DCM). 15 mg de produto foi obtido em redimento de 12%.
LCMS: 414.20 (ES+) 1H NMR (400 MHz, CLOROFÓRMIO-d) δ ppm 8.19 (1H, s) 7.77 (2 H, d, J=20.72 Hz) 7.48 (1H, t) 5.78 - 5.96 (1H, m) 3.92 (2 H, s) 2.54 (3 H, s) 2.43 (3 H, d, J=1.26 Hz) 2.21 (2 H, s) 1.91 (2 H, s) 1.70 (2 H, s) 1.52 (2 H, s) 1.01 (6 H, s)
Exemplo 81. 2-Amino-6-(6-metoxi-piridin-3-il)-4-metil-8-pirrolidin-3-il~8H-piridor2,3- dlpirimidin-7-ona (Composto 247)
O TFA (0.56 ml, 10 eq.) foi adicionado uma solução de terc butil éster de ácido 3-[2- Amino-6-(6-metoxi-piridin-3-il)-4-metil-7-oxo-7H-pirido[2,3-d]pirimidin-8-il]-pirrolidina-1 (328 mg, 0.725 mmol) em 2 ml diclorometano a temperatura ambiente. Uma mistura de reação foi agitada a temperatura ambiente durante a noite. A reação foi completada e o solvente foi removido. O resíduo foi particionado em EA/sat. bicarbonato de sódio. A camada EA foi seca e concentrada para obter the composto do título como um sólido (237 mg, 92.8% de rendimento).
LCMS: 353.20 (ES+) 1H NMR (400 MHz, DMSO-d6) δ ppm 8.46 (1H, d, J=2.53 Hz) 8.07 (1H, s) 8.02 (1H, dd, J=8.72, 2.40 Hz) 7.39 (2 H, br. s.) 6.87 (1H, d, J=8.59 Hz) 6.23 - 6.43 (1H, m) 3.88 (3 H, s) 3.63 - 3.77 (2 H, m) 3.36 - 3.45 (2 H, m) 3.14 - 3.26 (1H, m) 2.58 (3 H, s) 2.24 - 2.37 (2 H, m)
Exemplo 82. 8-( 1 -Acetvl-pirrolidin-3-il)-2-amin-6-(6-metoxi-piridin-3-il)-4-metil-8H- piridor2.3- dlpirimidin-7-ona (Composto 248)
À solução de 2-Amino-6-(6-metoxi-piridin-3-il)-4-metil-8-pirrolidin-3-il-8H-pirido[2,3- d]pirimidin-7-ona (100 mg, 0.284 mmol) em 5 ml DMF foram adicionados ácido acético (17 mg, 1.0 eq.), HATU (108 mg, 1.0 eq.), e TEA (0.04 ml, 1.0 eq.). Uma mistura de reação foi agitada a temperatura ambiente durante a noite. Uma mistura de reação foi particionada em EA/salmoura. A camada EA foi lavada com bicarbonato de sódio e salmoura, seca e con-centrada. O resíduo foi adicionalmente purificado por cromatografia (10% MeOH/DCM e 0.5% TEA) para dar o composto do título (37 mg, 31% de rendimento).
LCMS: 395.20 (ES+) 1H NMR (400 MHz, DMSO-d6) δ ppm 8.44 (1H, s) 7.94 - 8.12 (2 H, m) 7.23 (2 H, br. s.) 6.85 (1H, d, J=8.59 Hz) 6.07 - 6.41 (1H, m) 3.83 - 4.08 (4 H, m) 3.47 - 3.81 (3 H, m) 2.62 - 2.82 (4 H, m) 2.53 - 2.62 (3 H, m) 2.02 - 2.23 (1H, m)
Um frasco de micro-ondas foi carregado com Mo(CO)6 (264 mg, 1.0 mmol), cilco de paládio de Herrmann (23 mg, 0.025 mmol), [(t-Bu)3PH]BF4 (15 mg, 0.050 mmol), 2-amino-6- bromo-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona (353 mg, 1.0 mmol), DMF (5 mL) e butanol (5 mL). DBU (412 ml, 3.0 mmol) foi adicionado, seguido por rápido vedamento do frasco sob ar. O frasco foi em seguida aquecido a 120 °C por irradiação de micro-ondas por 30 minutos. Após resfriar, uma mistura de reação foi fluidificada com água e filtrada. O precipitado foi lavado com éter e seco para fornecer 253 mg de 2-amino-8- (trans-4-hidroxiciclohexil)-4-metil-7-oxo-7,8-dihidropirido[2,3-d]pirimidina-6-carboxilato de butila.
LRMS (M H- H)+: 375 1H NMR (400 MHz, DMSO-d6) δ ppm 0.93 (t, J=7.33 Hz, 3 H) 1.24 - 1.33 (m, 2 H) 1.37 - 1.49 (m, 4 H) 1.58 - 1.69 (m, 3 H) 1.92 (dd, J=10.74, 3.41 Hz, 3 H) 2.52 (s, 3 H) 3.47 (s, 1H) 3.54 (s, 1H) 4.18 (t, J=6.69 Hz, 2 H) 4.61 (d, J=4.55 Hz, 1H) 7.51 (s, 2 H) 8.31 (s, 1H) Exemplo 84.2-Amino-8-(trans-4-hidroxiciclohexil)-4-metil-7-oxo-7.8- dihidropiridor2,3-d1pirimidina- 6-carboxvlic acid
Uma solução de 1M de LiOH em H2O (0.81 mL, 0.81 mmol) foi adicionada a uma suspensão de 2-amino-8-(trans-4-hidroxiciclohexil)-4-metil-7-oxo-7,8-dihidropirido[2,3- d]pirimidina-6-carboxilato de butila (0.25 g, 0.68 mmol) em THF (7 mL) e MeOH (2 mL). A- pós 2.5 h, DCM, EtOH, água, salmoura, celite e 0.7 mL de 1M HCI foram adicionados. A mistura foi filtrada. A camada orgânica foi separada e concentrada por evaporação reotatória para render 0.25 g de ácido 2-amino-8-(trans-4-hidroxiciclohexil)-4-metil-7-oxo-7,8- dihidropirido[2,3-d]pirimidina-6-carboxílico.
LRMS (M + H)+: 319 1H NMR (400 MHz, DMSO-d6) δ ppm 1.15-1.36 (m, 3 H) 1.57 (d, J=11.12 Hz, 2 H) 1.56 (br. s., 1H) 1.94(t, J=9.73 Hz, 2 H) 2.62 (s, 3 H) 2.67 (br. s„ 1H) 3.55 (br. s„ 1H) 4.69 (br. s„ 1H) 7.92 (d, J=8.59 Hz, 1H) 7.89 (d, J=2.78 Hz, 1H) 8.68 (s, 1H) 14.14 (br. s„ 1H)
Exemplo 85. 2-Amino-8-(trans-4-hidroxiciclohexil)-4-metil-7-oxo-N-1 H-pirazol-5-il- 7.8-dihidropirido[2,3-dlpirimidina-6-carboxamida (Composto 251)
HATU (105 mg, 0.28 mmol) foi adicionado a uma mistura de ácido 2-amino-8-(trans- 4-hidroxiciclohexil)-4-metil-7-oxo-7,8-dihidropirido[2,3-d]pirimidina-6-carboxílico (80 mg, 0.25 mmol), DMF (2.5 ml) e TEA (38uL, 0.28 mmol). Após 5 min. uma solução de 1 H-pirazol-5- amina (46 mg, 0.55 mmol) em DMF (0.55 mL) foi adicionada. Após 19 horas a mistura foi diluída com água (-10 ml), centrifuga em seguida decantada. Mais água foi adicionada ao precipitado e procedimento foi repetido. O precipitado resultante foi suspenso em uma mistura de DCM e metanol e concentrado por evaporação rotatória para fornecer 2-amino- 8(trans-4-hidroxiciclohexil)-4-metil-7-oxo-N-1H-pirazol-5-il-78-dihidropirido[2,3-d]pirimidina-e- carboxamida(35 mg, 37%). LRMS (M + H)+: 384 1H NMR (400 MHz, DMSO-d 6 ) δ ppm 1.31 (q, J=12.13 Hz, 2 H) 1.56 (d, J=9.85 Hz, 2 H) 1.96 (d, J=8.34 Hz, 2 H) 2.61 (br. s., 3 H) 2.64 - 2.84 (m, 2 H) 3.58 (br. s„ 1H) 4.66 (br. s., 1H) 5.54 (br. s„ 1H) 6.65 (s, 1H) 7.71 (d, J=5.81Hz, 1H) 7.67 (br. s„ 2 H) 8.79 (s, 1H) 11.90 (s, 1H)
Exemplo 86. S-CiclopentvM-methvlA-methylsulfanvlA-oxoA.S-dihvdro-piridore.S- dlpirimidina-e- carboxylic acid ethyl ester
Uma solução de 4-ciclopentilamino-6-metil-2-metillsulfanil-pirimidina-5-carbaldeído (20.8 g, 0.083 mol), piperidina (8.2 mL) e AcOH (9.4 mL) em dietil éster de ácido malônico (150 mL) foi agitada a 130 D por 72 horas. TLC (éter de petróleo/EtOAc 4:1) indicou que cerca de metade do material de partida foi consunido. Uma mistura de reação foi em seguida concentrada in vacuo e o resíduo foi purificado por cromatografia em coluna (sílica gel, éter de petróleo/EtOAc 4:1) para render o composto do título (11.3 g, 39.4%) como um sólido amarelo.
LRMS: 348 (M+H)+. 1H NMR (400 MHz, CDCI3): 8.38 (s, 1H), 5.96-5.91 (m, 1H), 4.38-4.32 (q, 2H), 2.63 (s, 3H), 2.55 (s, 3H),2.31-2.28 (m, 2H), 2.04-2.00 (m, 2H), 1.83-1.75 (m, 2H), 1.62-1.58 (m, 2H), 1.36-1.32 (t, 3H)
Exemplo 87, 8-Ciclopentil-2-metanossulfinil-4-metil-7-oxo-7.8-dihvdro-Diridor2,3- cnpirimidina-6- carboxylic acid ethyl ester
A uma solução agitada de composto 86 (17.0 g, 0.049 mol) em CHCI3 (200 mL) foi adicionado m-CPBA (11.0 g, 0.050 mol) porção a porção a 10 D. Após a adição, a mistura resultante foi agitada a temperatura ambiente por 2 horas. TLC (éter de petróleo/EtOAc 2:1) indicou consumo completo de material de partida. Uma mistura de reação foi em seguida lavada com Na2SO3 aquoso saturado (100 mlx3), NaHCO3 aquoso saturado (100 mL) e salmoura (100 mL) em sequência, seca sobre Na2SO4 e concentrada in vacuo para dar o composto do título (16.0 g, 90.0%) como um sólido amarelo.
Exemplo 88. etil éster de ácido 8-Ciclopentil-4-metíl-2-metilamino-7-oxo7,8-dihidro- piridof2,3-dlpirimidina-6-carboxílico
Uma solução do exemplo 87 (16.0 g, 0.044 mol), metilamina (10.15 g, 0.088 mol, 27% em EtOH), Et3N (8.9 g, 0.088 mol) e uma quantidade catalítica de DMF em acetonitrila (60 mL) foi refluxada por 48 horas sob balão de N2. TLC (éter de petróleo/EtOAc 1:2) indicou que o material de partida foi completamente consumido. Uma mistura de reação foi em seguida concentrada in vacuo e o resíduo foi purificado por cromatografia em coluna (sílica gel, éter de petróleo/EtOAc a partir de 15:1 a 4:1) para render o produto bruto. Recristaliza- ção a partir de CH2CI2/éter de petróleo (10 ml/150 mL) forneceu composto do título puo (10.5 g, 72.2%) como um sólido branco.
Exemplo 89. ácido 8-CiclODentil-4-metil-2-metilamino7-oxo-7,8-dihidro-piridor2,3- dlDirimidina-6-carboxílico
Uma solução de exemplo 88 (10.5 g, 0.032 mol) e LiOH H2O (2.67 g, 0.064 mol) em EtOH (350 mL) e água (50 mL) foi agitada a temperatura ambiente durante a noite. TLC (é- ter de petróleo/EtOAc 1 :2) indicou consumo completo de material de partida. EtOH foi removido in vacuo e o resíduo foi acidificado a pH ~ 5 por 1 N HCI aquoso (20 mL). A mistura resultante foi filtrada. A torta foi lavada com éter de petróleo (100 mLx3) e seca in vacuo para dar o composto do título (6.53 g, 68.0%) as a sólido branco.
LRMS: 303 (M+H)\ 1H NMR (400 MHz, DMSO): 8.59 (s, 1H), 8.12-7.87 (d, 1H), 6.00-5.97 (m, 1H), 2.89 (s, 3H), 2.61-2.56 (d, 3H), 2.31 -2.17 (m, 2H), 2.05-1.90 (m, 2H), 1.83-1.70 (m, 2H), 1.70- 1.52 (m, 2H)
Exemplo 90. ácido 8-Ciclopentil-4-metil-2-metilamino-7-oxo-7.8-dihvdro-piridof2.3- dlpirimidina-6-carboxílico (1H-pirazol-3-il)-amide (Composto 250)
A 110 pL de uma solução 0.1 M do exemplo 89 em DMF em um tubo de teste (10 x 95 mm) foi adicionado 100 pL de solução 0.1 M de 3-aminopirazol em DMF seguido por 110 pL cada uma da solução 0.1 M de HATU e triethylamina, respectivamente. Uma mistura de reação foi gitada a 80 °C por 8 h. Após a remoção do solvente in vacuo, o resíduo foi re-constituído em 1.2 mL de DMSO e sujeito a purificação HPLC para obter o composto do título.
LRMS: 368 (M+H)+. 1H NMR (500 MHz, DMSO-D6); 11.89 (s, 1H) 8.78 (s, 1H) 8.11 (s, 1H) 7.63 (s, 1H) 6.64 (s, 1H) 5.95 - 6.05 (m, 1H) 2.92 (s, 3 H) 1.96 - 2.14 (m, 2 H) 1.74 - 1.94 (m, 2 H) 1.54 - 1.74 (m, 2 H).
Exemplo 91. 2-(2,2-Difluoroetilamino)-8-(4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)- 4-metilpiridof2.3-d1pirimidin-7(8H)-ona (Composto 275)
A uma solução de 2-amino-8-(4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpirido[2,3-d]pirimidin-[7(8H)-ona (50 mg, 0.13 mmol) em DMA anidro (1.0 ml) a tempera-tura ambiente foi adicionado a solução 1 M de terc-butoxido de potássio em THF (0.14 ml).
Após agitação a TA. por 1 hora, a uma mistura de reação foi adicionado 1-bromo-2,2- difluoroetano (20.9 mg, 0.14mmol). Após agitação a temperatura ambiente por 16 h e 4.5 h a 80°C uma mistura de reação foi resfriada a temperatura ambiente, e solução 1 M de terc- butoxido de potássio em THF (0.16 ml) e 1-bromo-2,2-difluoroetano (41.8 mg, 0.28mmol) 5 foram adicionados. Após agitação a 80°C por 16h, a uma mistura de reação foi adicionada outra solução 1 M de terc-butoxido de potássio em THF (0.1 ml) e 1-bromo-2,2difluoroetano (62.7 mg, 0.42mmol). Após agitação a 80°C por 16h, a uma mistura de reação outra 3eq solução 1M de terc-butoxido de potássio em THF e 3eq de 1-bromo-2,2-difluoroetano foram adicionados. Após aquecer em micro-ondas por 20 mins a 120°C, uma mistura de reação foi 10 resfriada a temperatura ambiente e diluída com DMSO, o precipitado foi removido por filtração. O filtrado foi combinado e purificado usando coluna de fase reversa eluída com acetonitrila (ácido acético a 0.1%) e água (ácido acético a 0.1%) para dar o composto do título como um sólido ponderado 14.6 mg. LCMS (APCI+1 ) 446.3. 1H NMR (400 MHz, MeOD): 1.38- 1.54 (m, 2H) 1.61 -1.76 (m, 2 H) 2.04 - 2.15 (m, 15 2 H) 2.84 (br. s., 2 H) 3.63 - 3.72 (m, 1H) 3.86 (t, J=14.53 Hz, 2 H) 3.94 (s, 3 H) 5.58 (br. s„ 1H) 6.05 (t, J= 56.08 Hz, 1H) 6.82 (d, J=B.59 Hz, 1H) 7.91 - 7.99 (m, 2 H) 8.33 - 8.41 (m, 1H).
Exemplo 92. trans-4-(2-Amino-5-iodo-6-metilpirimidin-4-ilamino)ciclohexanol Etapa 1: Síntese de trans-4-(2-amino-6-metilpirimidin-4-ilamino)ciclohexanol
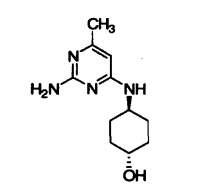
20 Uma mistura de suspensão de 2-amino-4-cloro-6-metil pirimidina (144 g, 1.0 mol), trans-A- aminociclohexanol (140 g, 1.2 mol), AcOH (5 mL) em água (0.6 L) foi aquecida a 99 °C em um frasco de 3.0 L. Após 6 h à mesma temperatura, acetato de sódio (82.0 g, 1 mol) foi adicionado a uma mistura de reação. Após 48 h, à mesma temperatura NaOH aquoso (50 mL, 10 N) foi adicionado. Uma mistura de reação foi aquecida to 99°C por 2 dias adicio- 25 nais. A reação pode ser parada se 2-amino-4-cloro-6-metil pirimidina for menor do que 2% por análise de HPLC. Se a reação for menor do que a porção de NaOH aquoso pode ser adicionado a uma mistura de reação até o pH ser-7 a 8. Uma mistura de reação foi em seguida neutralizada com Bicarbonato de sódio e resfriada a 0°C. A filtração deu trans-4-(2- amino-6-metilpirimidin-4-ilamino)ciclohexanol (~ 85%). Material umido é usado para a próxi- 30 ma etapa. 1H NMR (300 MHz, DMSO-α6) δ ppm 1.14- 1.24 (m, 4 H) 1.77- 1.86 (m, 4 H) 1.97 (s. 3 H) 3.35 - 3.40 (m, 1H) 3.57 - 3.69 (m, 1H) 4.52 (d, J=4.55 Hz, 1H) 5.53 (s, 1H) 5.73 (s, 2 H) 6.43 (d, J=4.29 Hz, 1H) (M+H)+223
Etapa 2: Síntese de trans-4-(2-amino-5-iodo-6-metilpirimidin-4-ilamino)ciclohexanol
A uma pasta fluida de (1r,4r)-4-(2-amino-6-metilpirimidin-4-ilamino)ciclohexanol (58 g, 0.26 mol) em água (0.5 L) foi adicionado vagarosamente 1.0 equivalente de N- iodosuccinimida ( 59 g, 0.26 mol) a 10 °C durante várias horas. Após agitação a 10°C por 4 h, uma mistura de reação foi agitada durante a noite e aquecida a 40°C por várias horas. A mistura de suspensão foi em seguida resfriada aTA, resfriada bruscamente com NaHSO3. 0.8 Equivalente de NaOH foi adicionado (forma a succinamida de sódio) e o produto foi filtrado para dar 100 g deproduto umido. O produto foi purificado por pasta fluida com t- butilmetiléter e recristalização em 100 ml metanol e seco para prover trans-4-(2-amino-5- iodo-6-metilpirimidin-4-ilamino)ciclohexanol puro (65 g, 72% de rendimento). 1H NMR (400 MHz, DMSO-cβ) δ ppm 1.10 -1.45 (m, 4 H) 1.74 - 1.90 (m, 4 H) 2.21 (s, 3 H) 3.34 - 3.43 (m, 1H) 3.79 - 3.91 (m, 1H) 4.55 (d, J=4.55 Hz, 1H) 5.40 (d, J=8.34 Hz, 1H)6.11 (s, 2 H) (M+H/349
Exemplo 93: 2-amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpirido[2.3-d1pirimidin-7(8H)-ona (Composto 152)
Etapa 1: Preparação de 3-(2-amino-4-(trans-4-hidroxiciclohexilamino)-6- metilpirimidin-5-il)acrilato de (E)etila
Materiais: trans-4-(2-amino-5-iodo-6-metilpirimidin-4- ilamino)ciclohexanol Acrilato de etila (FW = 100, d = 0,918) Acetato de paládio (FW = 224,5) Trietilamina (FW = 101, d = 0,726) DMF 80 mL
Procedimento:
1. Equipar um frasco de fundo redondo de gargalo 3, de 500 mL com um agitador mecânico, termoacoplado, funil de adição, entrada de nitrogênio e destilação ajustado em um manto de aquecimento.
2. Carregar o frasco com trans-4-(2-amino-5-iodo-6-metilpirimidin-4- ilamino)ciclohexanol (35 g), DMF (80 mL), acetato de paládio (675 mg), acetato de etila (22 ml), e trietilamina (28 mL) e a reação foi aquecida com agitação a~ 90 °C por 6 horas. Análise de HPLC indicou o desaparecimento de material de partida e a reação é considerada completada. Uma mistura de reação foi filtrada através de carvão, celite e Silicycle para re-mover a maioria do negro de Paládio. Extração do filtrado com heptano (2x100 mL) removeu o acetato de etila e trietilamina restantes. A fração de DMF foi sujeita a destilação Rotovap para remover acrilato de etila restante. A solução de DMF restante (~ 150 mL) foi usada di-retamente na etapa sem qualquer purificação.
Etapa 2: Preparação de 2-amino-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3- d]pirimidin-7(8H)-ona
Solução de 2-amino-8-(trans-4- Solução de 150 mL, 1,0 eq hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona PhSNA (FW = 132) PhSH (FW= 110, d = 1,078) DBU (FW = 152, d = 1,018) Diisopropiletilamina (FW = 129,24 0,782) Dimetilformamida
Procedimento:
1. Equipar um frasco de fundo redondo de gargalo 3, de 500 mL com um agitador mecânico, termoacoplado, funil de adição, entrada de nitrogênio estabelecido em um manto de aquecimento.
2. Carregar o com a solução de DMF proveniente da última etapa, PhSNa (13.2 g), PhSH (11 mL), DBU (61 mL), Diisopropiletilamina, e DMF (100 mL). Uma mistura de reação foi aquecida a 110 °C por 3 horas. Análise de HPLC indicou o desaparecimento do material de partida e a reação foi considerada completada.
3. A solução de DMF foi concentrada sobalto vácuo (5 psi) a 55 °C para dar ~ 150 mL de solução, que foi lavada com 500 mL de t-butil metil éter. A camada de éter foi separada. 100 mL de MeOH, 600 mL de água, e 300 mL de Toluene foram adicionados a uma mistura de reação, que foi agitada durante a noite sob ar. Filtração deu 2-amino-8-((1r,4r)-4- hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona bruto úmido que foi diretamente u- sado na etapa seguinte (16g, 50%, bruto)
Etapa 3: Preparação de 2-amino-6-bromo-8-(trans-4-hidroxiciclohexil)-4- metilpirido[2,3-d]pirimidin- 7(8H)-ona
2-amino-8-((1r,4r)-4-hidroxiciclohexil)-4- 11,0 g, 34 mmoles, 1,0eq metilpirido[2,3-d]pirimidin-7(8H)-ona (FW = 178)N-bromossuccinimida (FW = 178) 9,2 g, 52 mmoles, 1,2 eq Acetonitrila/água (1:1) 200 mL
Procedimento:
1. Equipar um frasco de fundo redondo de 500 ml, com um agitador mecânico.
2. Carregar uma solução de 2-amino-8-((1r,4r)-4-hidroxiciclohexil)-4-metilpirido[2,3- d]pirimidin-7(8H)-ona (11-0 g, 34 mmol) em 1:1 acetonitrila/água (200 mL) foi adicionado N- bromossuccinimida (9.2 g, 52 mmol). Após agitação por 6 horas a temperatura ambiente a solução foi concentrada. A filtração deu o produto bruto.
3. O produto bruto foi fluidificado em 50 mL de t-butil metil éter. A filtração deu 2- amino-6-bromo-8-(trans-4-hidroxiciclohexil)-4-metilpirido[2,3-d]pirimidin-7(8H)-ona em alta pureza (~8g, 70%).
Etapa 4: Preparação de 2-amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)- 4- metilpirido[2,3-d]pirimidin-7(8H)-ona (Composto 152)
2-amino-6-bromo-8-(trans-4- hidroxiciclohexil)-4-metilpirido[2,3- d]pirimidin- 7(8H)-ona (FW = 353,21) Ácido 6-metoxipiridin-3-ilborônico (FW 152,94) Cs2Co3 (FW = 325,8) PdCI2(PPh3)2 (FW = 816, 6) 1,2-dimetoxietano (DME) / água Procedimento:
1. Equipar um frasco de fundo redondo de gargalo 3, de 1 L, em um manto de a- quecimento com um agitador mecânico, condensador de refluxo, tubo de secagem, termoa- 5 copiado, e entrada de nitrogênio.
2. Carregar o frasco com 2-amino-6-bromo-8-(trans-4-hidroxiciclohexil)-4- metilpirido[2,3- d]pirimidin-7(8H)-ona (13.2 g), ácido 6-metoxipiridin-3-ilborônico a borônico (7.15 g), Cs2CO3 (36.5 g), PdCI2(PPh3J2 (916 mg), e 1,2-dimetoxietano (DME)/água (240 ml/50 mL), Uma mistura de reação foi aquecida para refluxo a 80 °C por 2 horas. Análise de 10 HPLC indicou o desaparecimento do material de partida e a reação foi considerada completada.
3. Uma mistura de reação foi resfriada a temperatura ambiente. Filtração remove os sais inorgânicos insolúveis. A torta de filtro inorgânica foi vigorosamente lavada com THF quente, combinada com filtrado. A camada aquosa foi separada e extraído THF. THF foi 15 evapordo e etanol seco foi adicionado e em seguida evaporado para dar um sólido escuro. O sólido foi dissolvido em 400 mL de THF e aquecido a 80 °C com 60 g de Silicycle. Filtração e concentração de THF deu 0 produto final bruto.
4. O produto bruto (12.0 g) foi fluidificado em 20 mL de THF e 150 mL de metanol e em seguida aquecido a refluxo por 30 min. Foi permitido que a amostra fosse vagarosamen- 20 te esfriada para 23 °C durante a noite. Os sólidos foram coletados por filtração e secos a 55 °C sob alto vácuo para obter 9.0 g de 2-amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin- 3-il)-4-methylpyhdo[2,3-d]pirimidin-7(8H)-ona (Composto 152). A pureza do composto foi confirmada por HPLC como sendo 94%.
Exemplo 94. cis-4-(5-Bromo-2-(2,5-dimetil-1 H-pirrol-1 -il)-6-metilpirimidin-4- ilamino)ciclohexanol
Uma mistura de 5-bromo-4-cloro-2-(2,5-dimetil-1 H-pirrol-1-il)-6-metilpirimidina (5.00 g, 17.0 mmol), cloridrato de cis-4-aminociclohexanol (2.77 g, 18.3 mmol), e diisopropiletil amina (8.69 mL, 49.9 mmol) em dimetilacetamida (60.0 mL) foi aquecida a 160°C em um tubo vedado durante a noite. Uma mistura de reação foi concentrada e o resíduo foi purificado por cromatografia flash eluindo com clorofórmio/metanol (0-3%). Frações combinadas contendo o produto desejado foram concentradas. A goma resultante foi dissolvida em metil terc-butil éter (450 mL) e a solução foi lavada com 50% de salmoura, seca (MgSO4), filtrada e concentrada para fornecer o composto do título como um sólido espumoso laranja (5.53 g, 88%). (M+H)+379, 381 1H NMR (400 MHz, DMSO-d6) δ ppm 1.46 - 1.57 (m, 4 H) 1.59 - 1.69 (m, 2 H) 1.79 -1.90 (m, 2 H) 2.25(S, 6 H) 2.41 (S, 3 H) 3.77 (d, J=2.27 Hz, 1H) 3.90 - 4.00 (m, 1H) 4.40 (d, J=2.78 Hz, 1H) 5.75 (s, 2 H) 6.74 (d, J=8.08 Hz, 1H)
Exemplo 95. 2-cis-4-(5-Bromo-2-(2,5-dimetil-1 H-pirrol-1-il)-6-metilpirimidin-4- ilamino)ciclohexiloxi)etanol
A uma solução resfriada (0°C) de cis-4-(5-bromo-2-(2,5-dimetil-1 H-pirrol-1 -il)-6- metilpirimidin-4-ilamino)ciclohexanol (2.50 g, 6.59 mmol) em dimetilformamida (17.0 ml.) foi adicionado hidreto de sódio (60% de dispersão em óleo, 527 mg, 13.2 mmol). Após 2.5 h a 0°C uma solução de 1 ,3,2-dioxatiolano 2,2 dioxano (1.23 g, 9.89 mmol) em dimetilformamida (7.0 mL) foi adicionada adicionada em gotas durante 1h. Após agtação 0°C durante a noite 4 eq adicional de hidreto de sódio foi adicionado seguido por 1 ,3,2-dioxatiolano 2,2 dioxano em porções de 0.25 eq a cada 15 min até 2.25 eq. A reação foi resfriada bruscamente com metanol e concentrada. O resíduo foi em seguida diluído com 1,4 dioxano (200 ml) e água (5.0 ml), ácido p-Toluenossulfônico (g mmol) foi adicionado e a mistura foi aquecida a 40°C por 1.5 hora. A solução resfriada a 0°C e saturada com bicarbonato de sódio sólido. Diluída com água (100 mL) e extraída com diclorometano (3 x 500 mL). Orgânicos combinados foram lavados com salmoura (150 mL), secos (MgSO4), filtrados, e concentrados. O produto bruto foi purificado por cromatografia flash eluindo com hexanos/metil terc- butil éter (15-75%) para fornecer the composto do título (1.27 g, 45%). 1H NMR (400 MHz, DMSO-d6) δ ppm 1.40 -1.50 (m, 2 H) 1.51 -1.61 (m, 2 H) 1.72 - 1.80 (m, 2 H) 1.80 - 1.88 (m, 2 H) 2.26 (s, 6 H) 2.41 (s, 3 H) 3.39 (t, J=5.43 Hz, 2 H) 3.48 - 3.57 (m, 3 H) 3.94 - 4.03 (m, 1H) 4.50 (t, J=5.56 Hz, 1H) 5.75 (s, 2 H) 6.80 (d, J=8.08 Hz, 1H) (MH-H)+424
Exemplo 96.2-(cis-4-(2-Amino-5-bromo-6-metilpirimidin-4- ilamino)ciclohexiloxi)etanol
Uma solução de 2-(cis-4-(5-bromo-2-(2,5-dimetil-1H-pirrol-1-il)-6-metilpirimidin-4- ilamino)ciclohexiloxi)etanol (1.23 g, 2.91 mmol) e cloridrato de hidroxilamina (1.01 g, 14.5 mmol) em 10:1 etanol:água (22.0 mL) foi aquecida a refluxo durante a noite. Uma mistura de reação foi concentrada e o resíduo foi purificado por cromatografia flash eluindo com cloro- fórmio/7 N amónia em metanol (0-4%) para fornecer o composto do título (697 mg, 70%). (M+H)+ 345, 347
1H NMR (400 MHz, DMSO-d6) δ ppm 1.41 - 1.50 (m, 2 H) 1.51 -1.60 (m, 2 H) 1.60 - 1.70 (m, 2 H) 1.72 - 1.81 (m, 2 H) 2.17 (s, 3 H) 3.38 (t, J=5.43 Hz, 2 H) 3.44 - 3.47 (m, 1H) 3.49 (q, J=5.39 Hz, 2 H) 3.86 - 3.96 (m, 1H) 4.50 (t, J=5.68 Hz, 1H) 5.76 (d, J=8.08 Hz, 1H) 6.09 (s, 2 H)
Exemplo 97. 3-(2-amino-4-(cis-4-(2-hidroxietoxi)ciclohexilamino)-6-metilpirimidin-5- iDacrilato de (E)etila
Em um tubo vedado uma solução de 2-(cis-4-(2-amino-5-bromo-6-metilpirimidin-4- ilamino)ciclohexiloxi)etanol (695 mg, 4.03 mmol) e acrilato de etila (438 uL, 4.03 mmol) em trietilamina (10 mL) foi borbulhada com argon por -5 minutos. Tetrakis(trifenilphosphin)- paládio (0) (232 mg, 0.201 mmol) foi adicionado, o frasco foi selado e a mistura foi borbulhada novamente com argon (5 minutos). A reação foi aquecida a 130°C durante a noite, resfriada a temperatura ambiente e concentrada. O resíduo foi dissolvido em clorofórmio (500 mL) e lavado com água e salmoura, seco (MgSO4), filtrado e concentrado. O produto bruto foi purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0- 4%) para fornecer o composto do título (615 mg, 84%). (M+H)+ 365 1H NMR (400 MHz, DMSO-d6) δ ppm 1.24 (t, J=7.07 Hz, 3 H) 1.38 - 1.48 (m, 2 H) 1.51-1.59 (m, 2 H) 1.62 - 1.73 (m, 2 H) 1.77 - 1.86 (m, 2 H) 2.21 (s, 3 H) 3.39 (t, J=5.43 Hz, 2 H) 3.47 - 3.53 (m, 3 H) 3.97 - 4.06 (m, 1H) 4.15 (q, J=7.07 Hz, 2 H) 4.50 (t, J=5.56 Hz, 1H) 5.95 (d, J=15.92 Hz, 1H) 6.30 - 6.37 (m, 3 H) 7.61 (d, J=15.92 Hz, 1H)
Exemplo 98. 2-Amino-8-(cis-4-(2-hidroxíetoxi)ciclohexil)-4-metilpirido[2.3-dlpirimidin- 7(8H)-ona
Uma solução de 3-(2-amino-4-(cis-4-(2-hidroxietoxi)ciclohexilamino)-6- metilpirimidin-5-il)acrilato de (E)etila (615 mg, 1.69 mmol), tiofenol (173 ul, 1.69 mmol), ben- zenethiol, sal de sódio (248 mg, 1.69 mmol), 1,5-diazabiciclo5,4,0)undec-5-eno (1.01 ml, 6.75 mmol) e diisopropiletil amina (1.76 mL, 10.1 mmol) em N',N-dimetilformamida (11.2 mL) foi aquecida a 120°C durante a noite. Uma mistura de reação foi concentrada e o resíduo foi particionado entre metil terc-butil éter (500 mL) e bicarbonato de sódio saturado (50 mL). A camada orgânica foi separada e lavada com 50% salmoura, seca (Na2SO4), filtrada e concentrada. A camadas aquosas combinadas foram extraídas com clorofórmio (3 x 175 mL). Extratos combinados foram lavados com salmoura (50 mL), dried (Na2SO4), filtrados e concentrados. O produto bruto foi purificado por cromatografia flash eluindo com clorofórmio/7N amónia em metanol (0-6%) para fornecer o composto do título (411 mg, 77%). (M+H/319 1H NMR (300 MHz, DMSO-d6) δ ppm 1.15 -1.28 (m, 2 H) 1.35 - 1.50 (m, 2 H) 1.91 - 2.04 (m, 2 H) 2.46 (s, 3 H) 2.83 - 3.13 (m, 2 H) 3.41 (t, J=5.09 Hz, 2 H) 3.50 - 3.61 (m, 3 H) 4.65 (t, J=15.26 Hz, 1H) 5.26 - 5.43 (m, 1H) 6.14 (d, J=9.42 Hz, 1H) 6.86 - 7.15 (m, 2 H) 7.81 (d, J=9À2 Hz, 1H)
Exemplo 99. 2-Amino-6-bromo-8-(c/s-4-(2-hidroxiethoxv)ciclohexil)-4-metilpiridof2,3- dlpirimidin- 7(8H)-ona (Composto 284)
A uma solução de 2-amino-8-(cis-4-(2-hidroxietoxi)ciclohexil)-4-metilpirido[2,3- d]pirimidin-7(8H)-ona (411 mg, 1.29 mmol) em dimetilformamida (10 mL) foi adicionado N- bromossuccinimida (253 mg, 1.42 mmol). Após agitação por 1 hora a temperatura ambiente a solução foi concentrada. O resíduo foi dissolvido em clorofórmio (250 ml.) e lavado com 1 N de carbonato de sódio (2 x 25 mL) e salmoura (25 mL). A camada orgânica foi seca (Na2SO4), filtrada e concentrada. O produto bruto foi purificado por cromatografia flash eluindo com 1:1 acetato de etila:clorofórmio/7N amónia em metanol (0-4%) para fornecer o composto do título (382 mg, 75%). (MH-H)+ 397, 399 1H NMR (400 MHz, DMSO-d6) δ ppm 1.22 -1.31 (m, 2 H) 1.37 - 1.48 (m, 2 H) 1.94 - 2.04 (m, 2 H) 2.49 (s, 3 H) 2.78 - 3.03 (m, 2 H) 3.42 (t, J=5.31Hz, 2 H) 3.53 - 3.61 (m, 3 H) 4.53 - 4.79 (m, 1H) 5.33 - 5.56 (m, 1H) 7.08 - 7.32 (m, 2 H) 8.33 (s, 1H)
Exemplo 100. 2-Amino-8-(cis-4-(2-hidroxietoxi)ciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpiridof2.3-dlpirimidin-7(8H)-ona (Composto 285)
Uma mistura de 2-amino-6-bromo-8-(c/s-4-(2-hidroxietoxi)ciclohexil)-4- metilpirido[2,3- d]pirimidin-7(8H)-ona (50 mg, 0.13 mmol), carbonato de potássio (52 mg, 0.38 mmol), e 2-metoxi-5-piridina de ácido borônico (38 mg, 0.25mmol) em 5:1 dimetilform- to:água (1.3 mL) foi borbulhada com argon por 5 minutos. À mistura foi adicionado bis(trifenilfosfina) cloreto de paládio (II) (9 mg, 0.13 mmol) e o frasco de micro-ondas foi i- mediatamente vedado a mistura foi borbulhada novamente com argon. Após aquecimento por 20 min a 100°C no micro-ondas, a mistura foi concentrada in vacuo. O resíduo foi dissol- vido em CHCI3 (60 mL) e lavado com água (10 mL) e salmoura (10 mL). A camada orgânica foi seca (Na2SO4), filtrada e concentrada. O produto bruto foi purificado por cromatografia flash eluindo com clorofórmio/7 N amónia em metanol (0-5%) para fornecer 0 composto do título (50 mg, 93%). 5 (M+H)+ 426 1H NMR (400 MHz, DMSO-d6) õ ppm 1.25 - 1.33 (m, 2 H) 1.39 - 1.50 (m, 2 H) 1.95 - 2.04 (m, 2 H) 2.55 (s, 3 H) 2.89 - 3.12 (m, 2 H) 3.42 (t, J=5.18 Hz, 2 H) 3.52 - 3.61 (m, 3 H) 3.88 (s, 3 H) 4.52 - 4.79 (m, 1H) 5.37 - 5.55 (m, 1H) 6.85 (d, J=8.59 Hz, 1H) 6.97 - 7.20 (m, 2 H) 7.97 (s, 1H) 8.00 (dd, J=8.72, 2.40 Hz, 1H) 8.42 (d, J=2.02 Hz, 1H) 10 Tabela 1
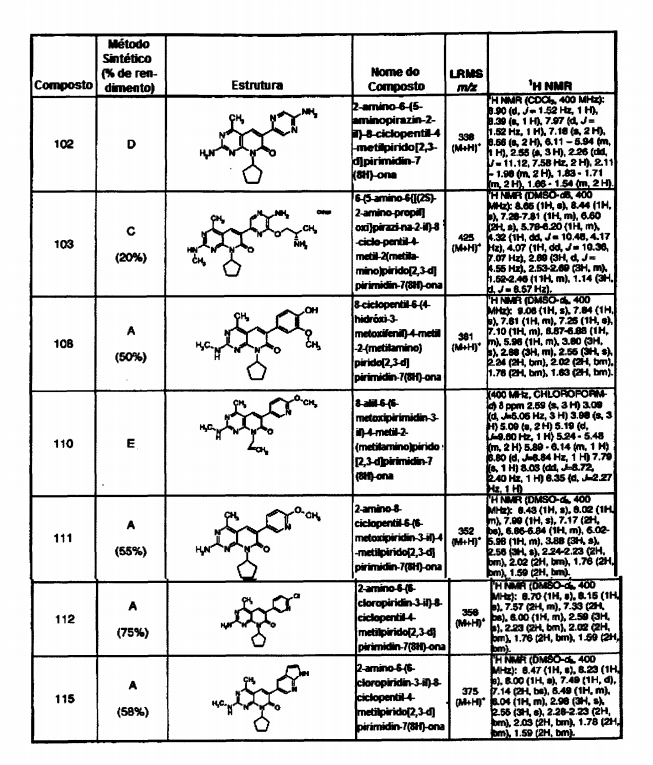
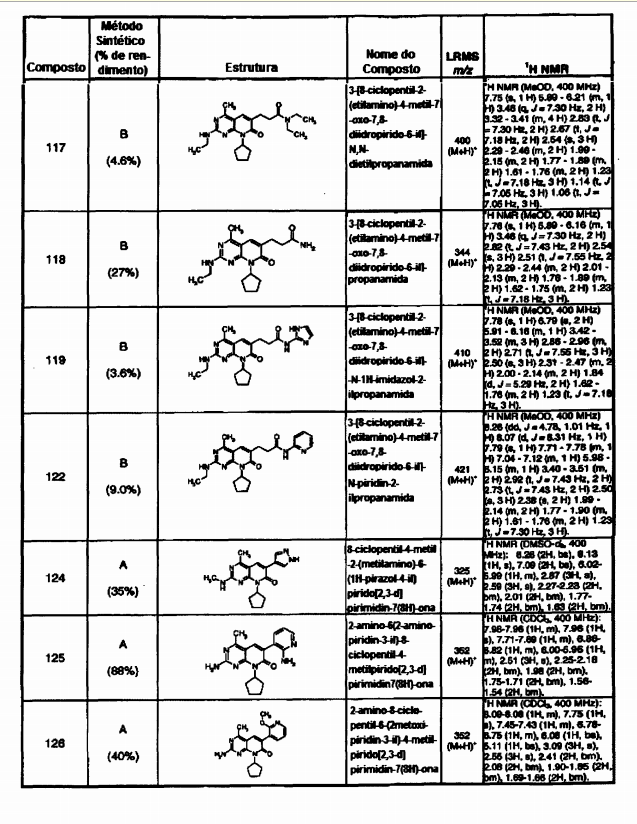

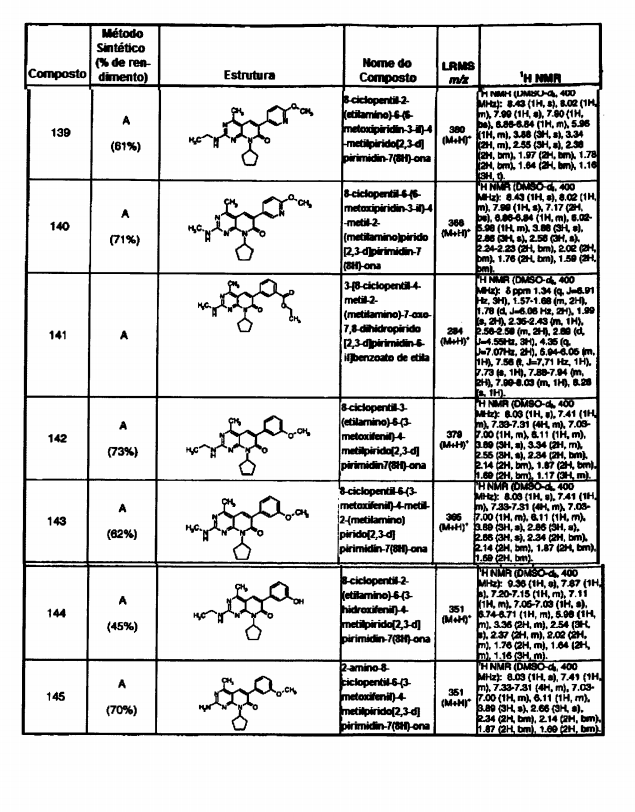
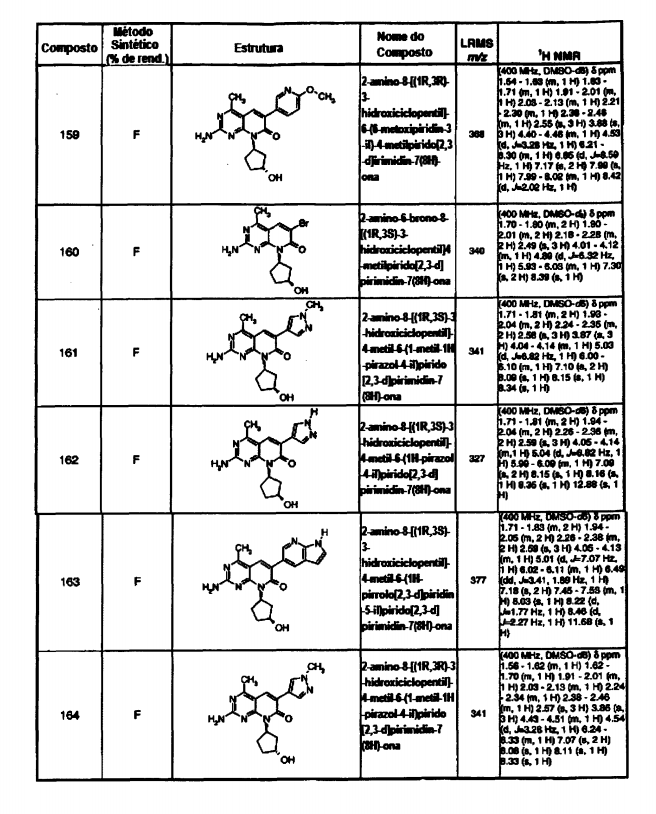

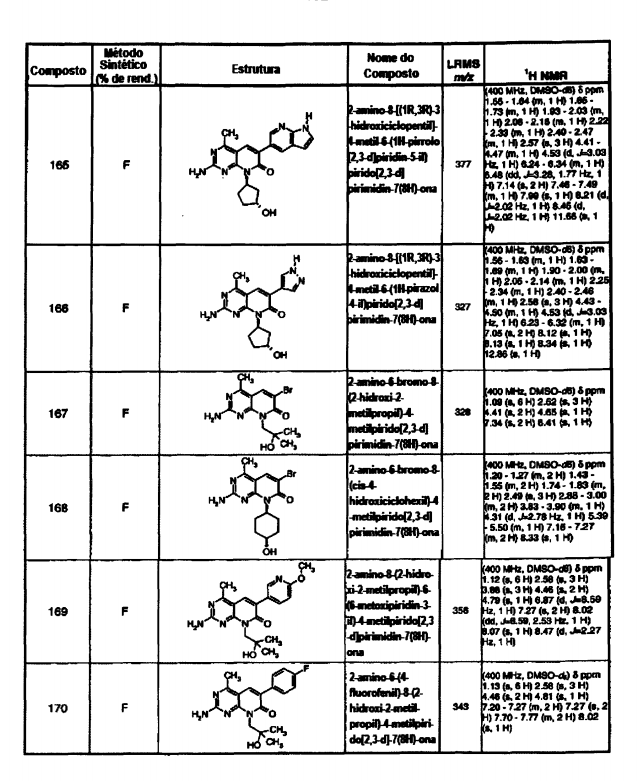
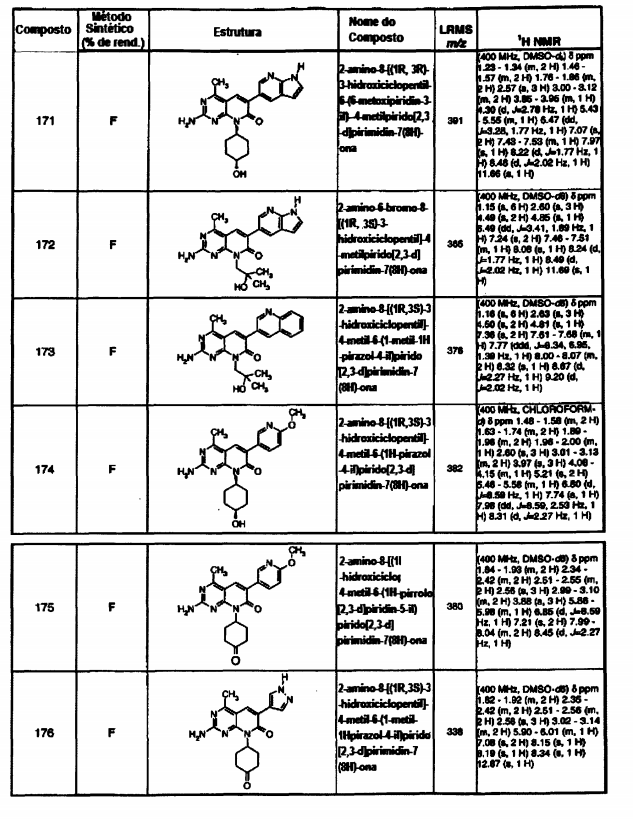
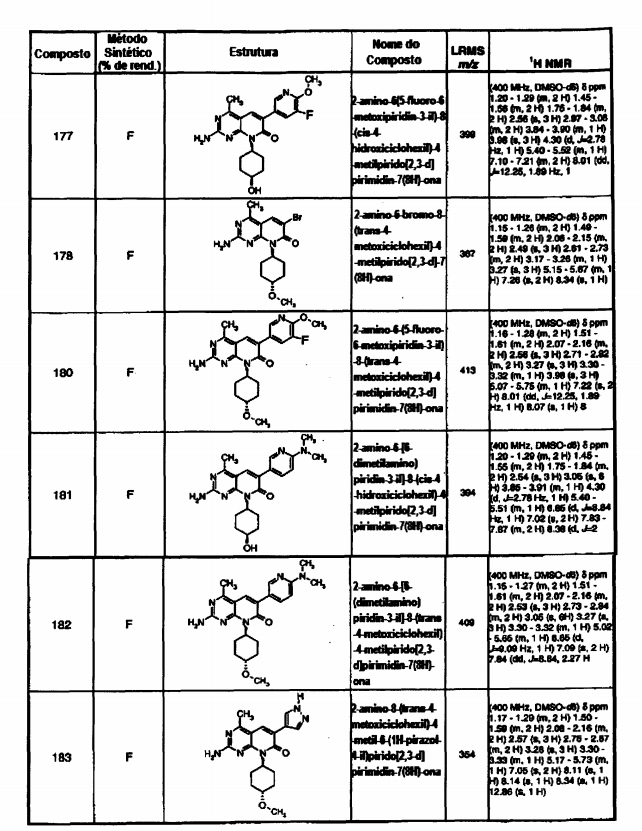
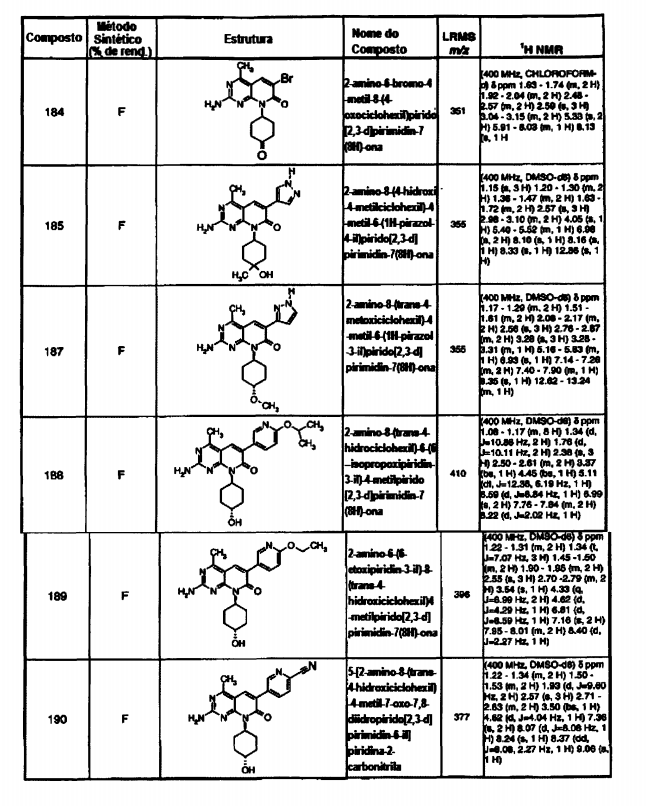

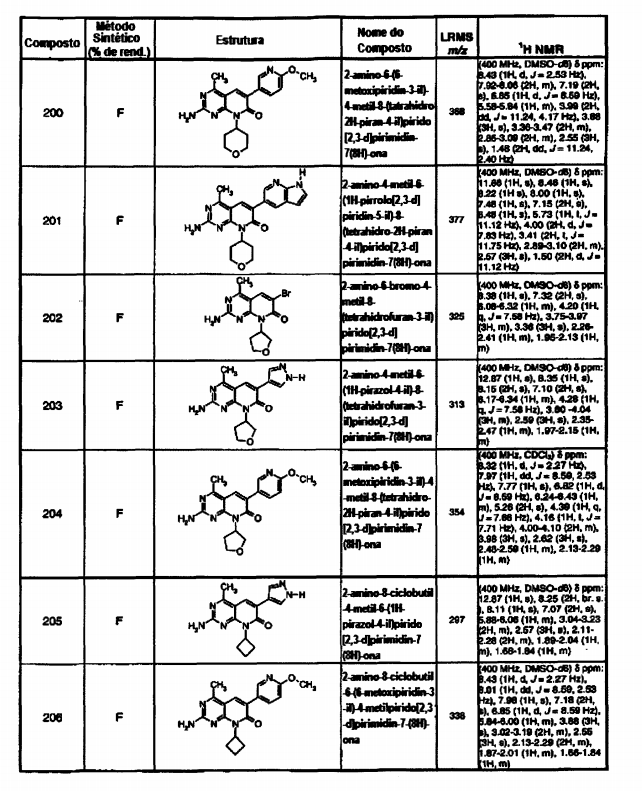
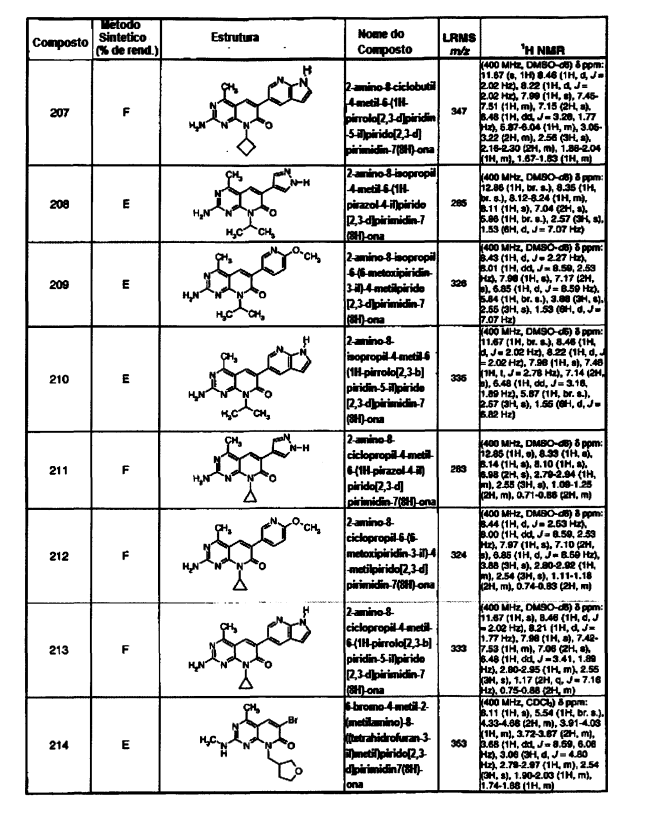
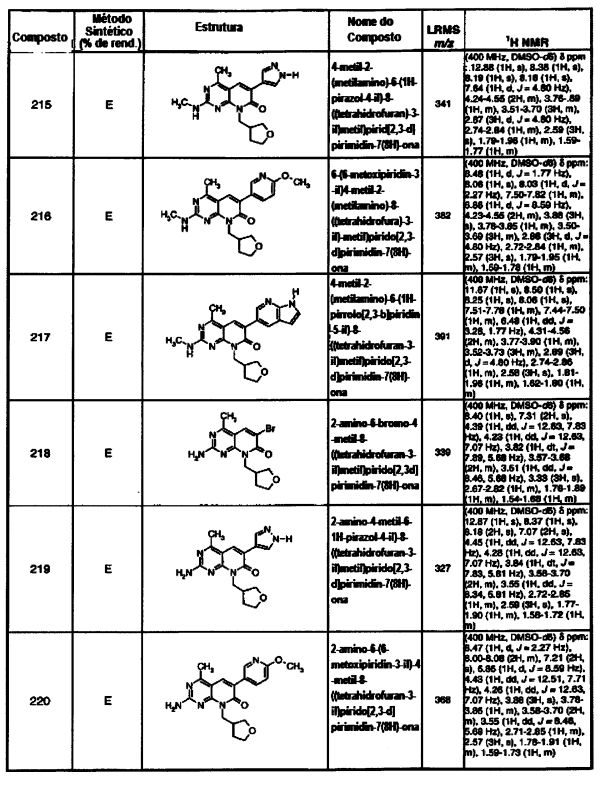

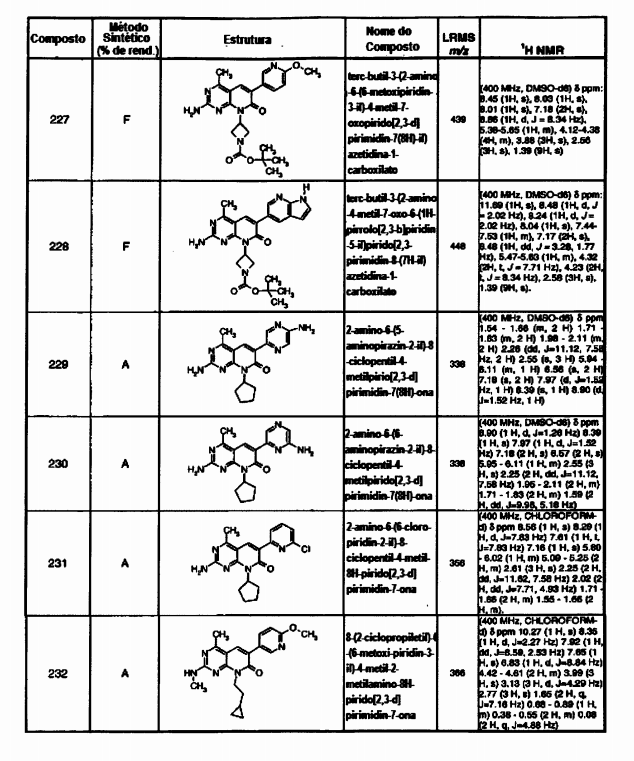
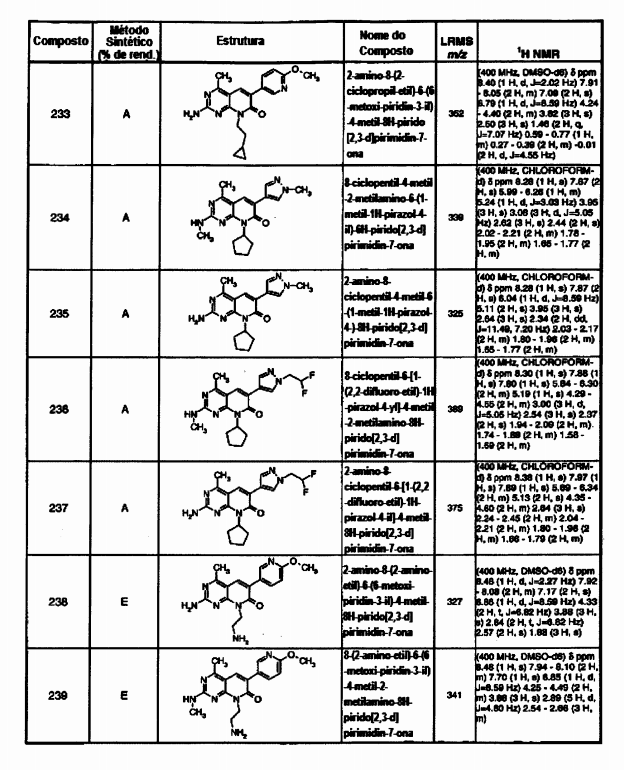
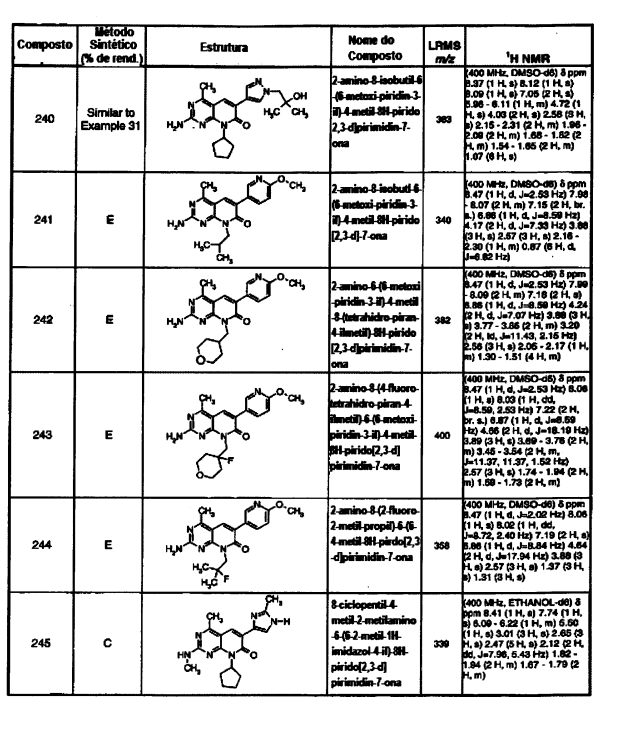
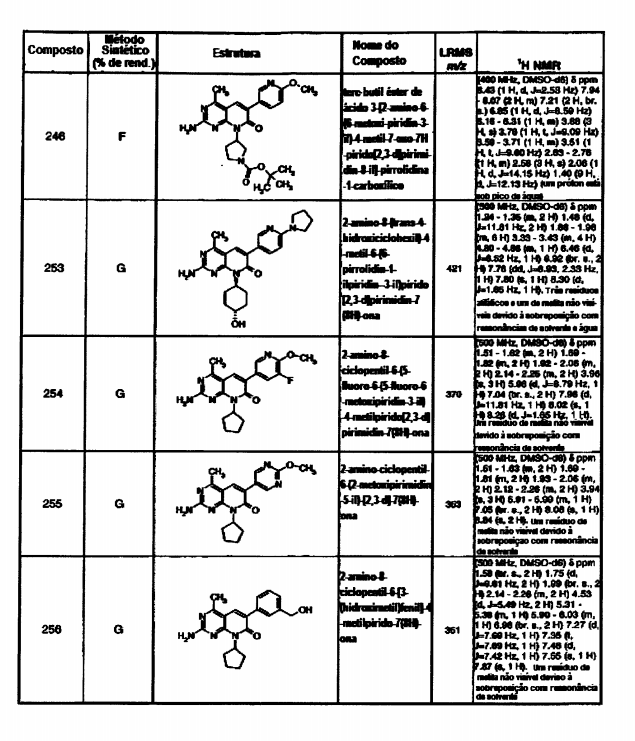


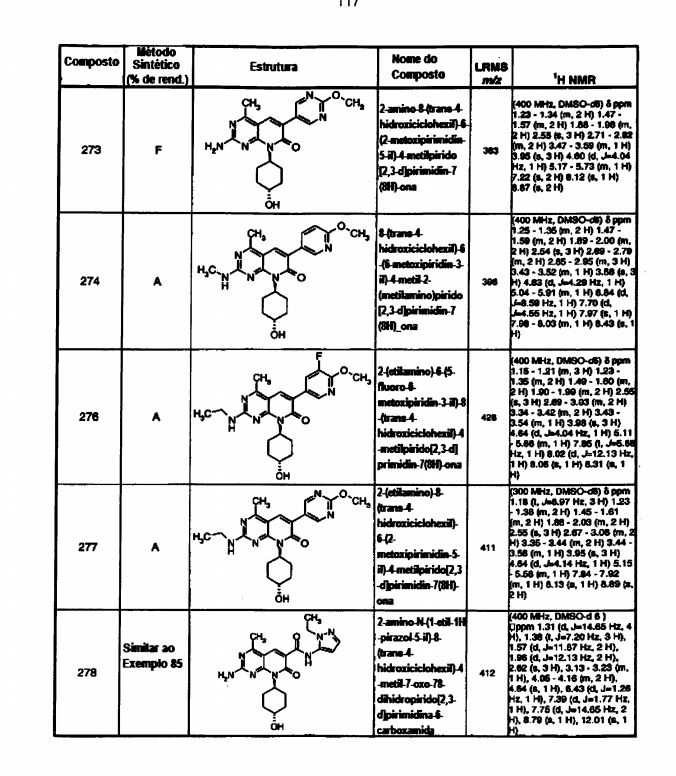
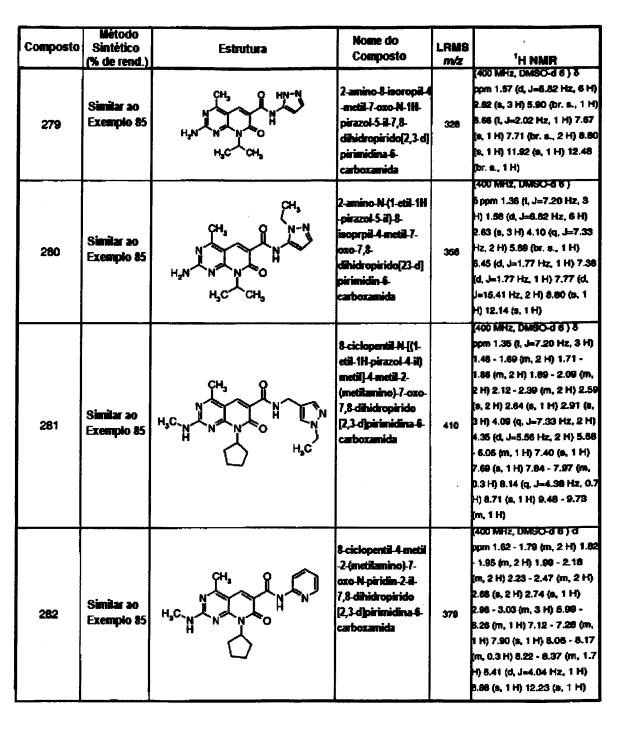
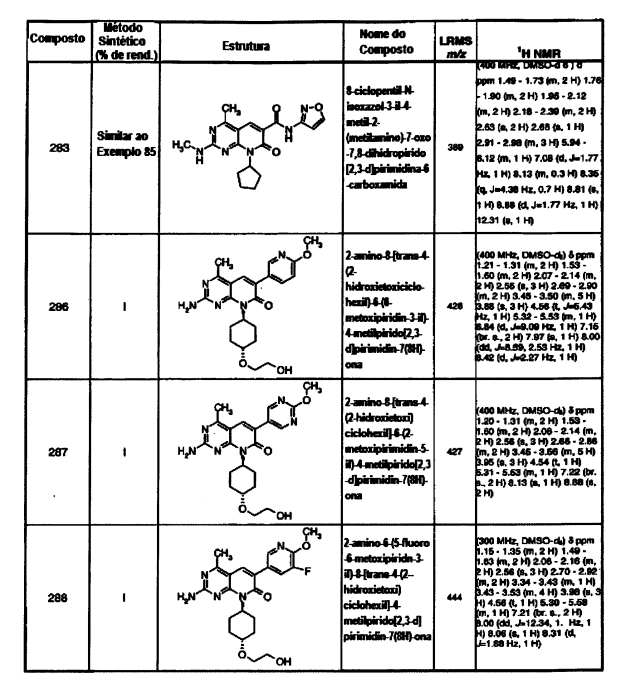


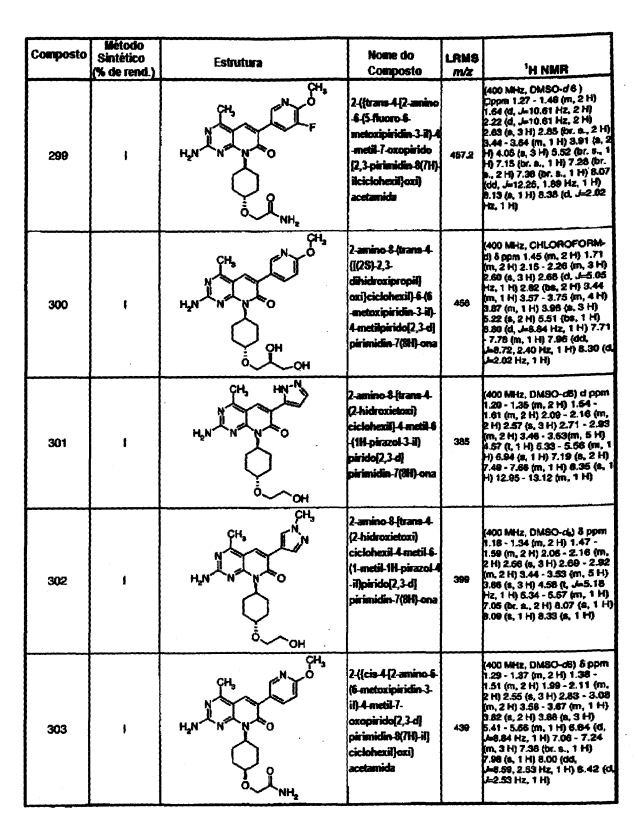
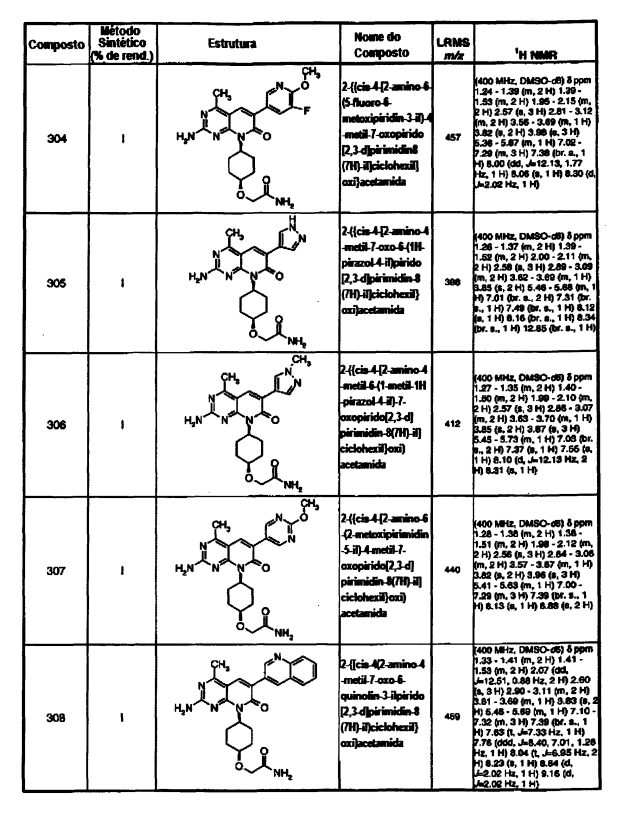
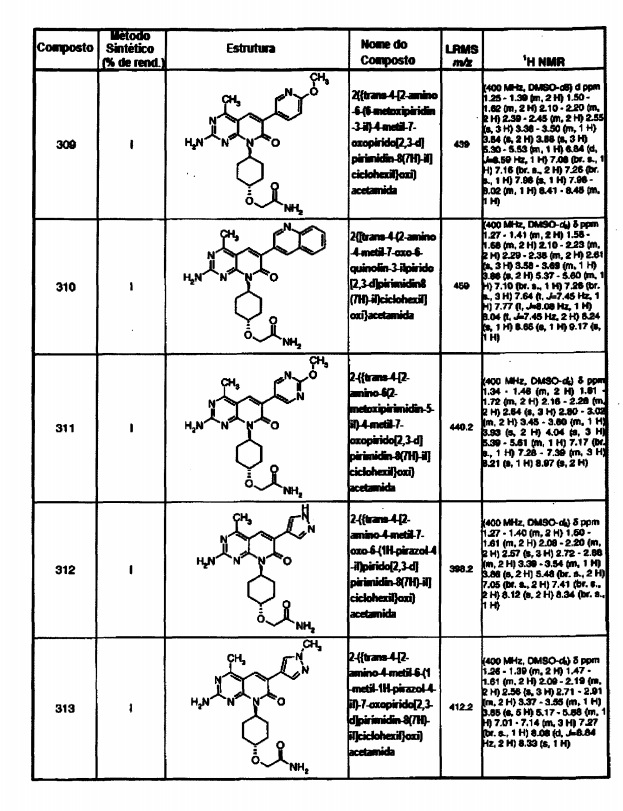
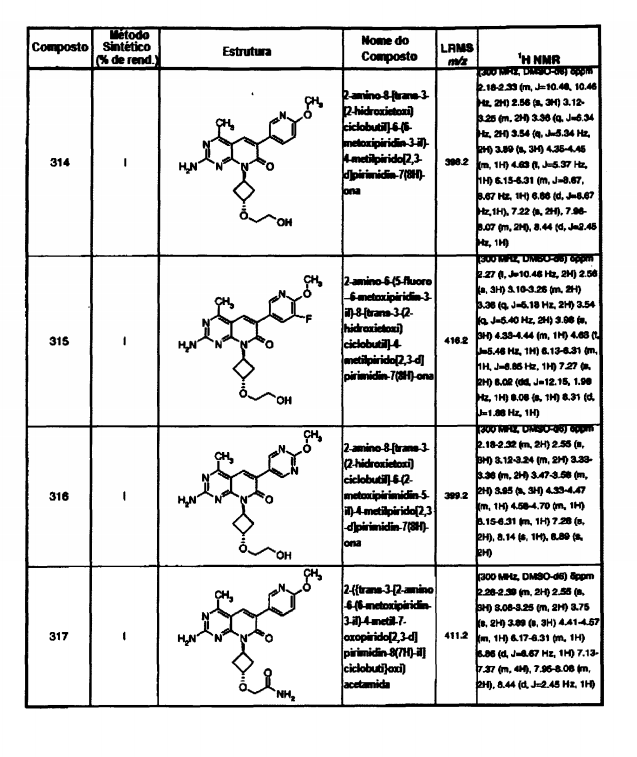
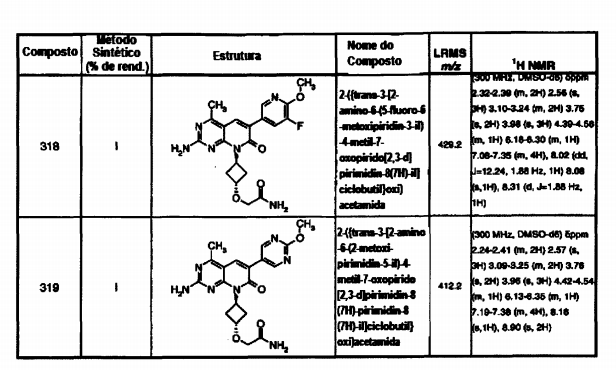
Example 101. Ensaio Bioquímico PI3-Kα
Os composto da presente invenção foram avaliados por potência contra PI3-Ka u- sando um ensaio quinase in vitro Atividade PI3-Kα é medida in vitro determinando o nível de fosforilação do substrato PI(4,5)P2. A formação do produto PI(3,4,5)P3 é monitorada ligando ao domínio Gripi PH em um ensaio de polarização fluorescente de deslocamento de ligando (FP) assay, em que o PI(3,4,5)P3 rotulado TAMRA complexado com o domínio Gripi PH é deslocado por PI(3,4,5)P3 formado na reação PI3-Ka resultando em uma diminuição no sinal de FP. Camundongos PI3-Kα P110 e sub-unidades forma co-expressas em células de inse- toe co-purificadas a homogeneidade. PI(4,5)P2 forma obtidos de Cayman. PI(3,4,5)P3 rotulados por TAMRA de Echelon, domínio Gripi PH de Dundee e outros reagentes foram de Sigma.
Todos os ensaios foram realizados em uma placa de meia área de 96 cavidades usando Análise LJL (Dispositivos Moleculares) a temperatura ambiente.O tampão de ensaio continha 50 mM HEPES, pH 7.4, 150 mM NaCI, 5 mM DTT, e 0.05% CHAPS. Pó seco PI(4,5)P2 foi dissolvido em 50 mM TRIS, pH 8 para fazer uma solução de estoque de 1 mM. A solução de estoque PI(4,5)P2 foi em seguida diluída no tampão de ensaio a 60 pM, e soni- cada por 30 s antes do uso. À placa de ensaio, os seguintes reagentes foram adicionados em sequência: 10 pL de 60 pM PI(4,5)P2, 5 pL de 4 nM PI3-Ka, 2 pL de composto em 25% DMSO, 3 pL de mistura contendo 200 pM ATP e 33 mM MgCI2.0 volume final da reação foi 20 pL. A mistura de reação foi incubada à temperatura ambiente por 35 min. A reação foi em seguida parada por 20 pL de 2OmM EDTA. Após a reação ser parada, 15 pL da mistura de ensaio foi transferida para uma placa de meia área de 96 cavidades contendo 15 pL de mistura de detectção de 480 nM de domínio Gripi PH e 12 nM de PI(3,4,5)P3 rotulado por TA- MRA. O sinal FP foi permitido desenvolver por 40 min antes de ler em uma análise LJL à excitação de 535 nm e emissão de 580 nm.
A porcentagem de inibição foi calculada com base na seguinte equação %ÍnÍbÍÇãO — [1 (FPcomposto" FPmax)/(FPmm" FPmax)] X 100, onde FPcomposto é a leitura de FP em uma dada concentração de composto, FPmin é o sinal FP da reação PI3- Ka na ausência de um composto, e FPmax é o sinal FP de fundo na ausência de PI3- Ka e um composto. O IC50 foi determinado ajustando o sinal FP versus a concentração de composto a uma equação de resposta de dose sigmoidal usando programa de ajuste de curva GraphPad Prism.
Examplo 2. Ensaio Celular PI3-Ka
Os compostos da presente invenção foram avaliados por potência contra PI3-K u- sando ensaio celular como segue. A atividade de PI3-K em células é determinada medindo o nível de forforilação de AKT emserina 473. A fosforilação AKT Ser é medida usando anticorpos anti-phospho-AKT (Ser473) (Cell Signaling #4058) em um formato ELISA.
Células de mama humana em crescimento saudável BT20 (PI3K mutadas) são u- sadas para o ensaio. Células BT20 crescem em 10% FBS+ GLN (1 :100) + PS (1 :100) + 1 mM Piruvato de sódio + 0.1 mM Bicarbonato de sódio + Solução de aminoácidos não essencial (1 :100) Meio MEM (MEM+todos). Quando as células estão perto de 85%+ confluência, as células são limpas com PBS uma vez e são tripsinizadas com tripsina EDTA por 3 minutos. As células são ressuspensas em 10%FBS MEM todas e são centrifugadas a 1400 rpm por 5 minutos. As células são ressuspensas em 0.5%FBS MEM todas e são contadas em um contador de células. As células são cultivadas a 25,000 células/cavidade em um volume de 100 pL/cavidade em 0.5%FBS Todos MEM em uma placa de fundo plano de 96 cavidades. As cavidades de controle negativas recebem apenas 100 pL de 0.5%FBS MEM todas meio sem célula. A placa é incubada durante a noite em um incubador de cultura de célula com 5% CO2 a 37°C. No dia 2, compostos de testes são preparados em 0.5%FBS MEM todas meio e se- rialidade diluída a 1 :3 por concentrações de teste 11. Cada concentração dos compostos é testada em duplicada. As soluções de composto são adicionadas a 25 pL/cavidade ás cavi-dades correspondentes em placas de célula, e 25 pL/cavidade do veículo (0.5% DMSO em 0.5%FBS MEM todas) é adcionada às cavidades de controle negativas (sem células) e as cavidades de controle positivas (células sem compostos). A placa é incubada por 1 hora em um incubador de cultura de célula com 5% CO2 a 37° C. Após 1 hora de incubação, o meio é removido, 100 pL/cavidade de tampão de lise celular é adicionado na placa de célula, e agitado por 15 minutos à temperatura ambiente. Após 15 minutos, os lisatos de célula são transferidos para placa ELISA [pré-revestida com anticorpo monoclonal de coelho anti- phospho-AKT (Ser473), Sinalização de célula, catalog #4058], e a placa é incubada com agitação por 2 horas à temperatura ambiente. Após 2 horas, esvaziar o conteúdo das cavi-dades, lavar a placa 4 vezes com o tampão de lavagem, e adicionar 100 pL de anticopo de detectção monoclonal de camundngo anti-AKT 1 (Sinalização de célula, catalog #2967) em cada célula, incubar com agitação por 1 hora à temperatura ambiente. Após 1 hora, esvaziar 5 o conteúdo das cavidades e lavar a placa 4 vezes com o tampão de lavagem, e adicionar 100 pL de anticorpo de anti-camundongo IgG HRP-ligado a anticorpo (Sinalização de célula, catalog #7076) em cada cavidade, e incubar a placa com agitação por 1 hora à temperatura ambiente. Após 1 hora, esvaziar o conteúdo das cavidades, lavar a placa 4 vezes com o tampão de lavagem, e adicionar 100 pL de solução de substrato TMB (catalog # T0440, 10 Sigma) em cada célula, e incubar com agitação à temperatura amiente por 20 minutos. Após 15 minutos de desenvolvimento de cor, adicionar 100 pL de solução de parada (1 N de ácido clorídrico) a cada cavidade, e ler a cavidade a 450 nm sobre leitora deplaca ELISA.


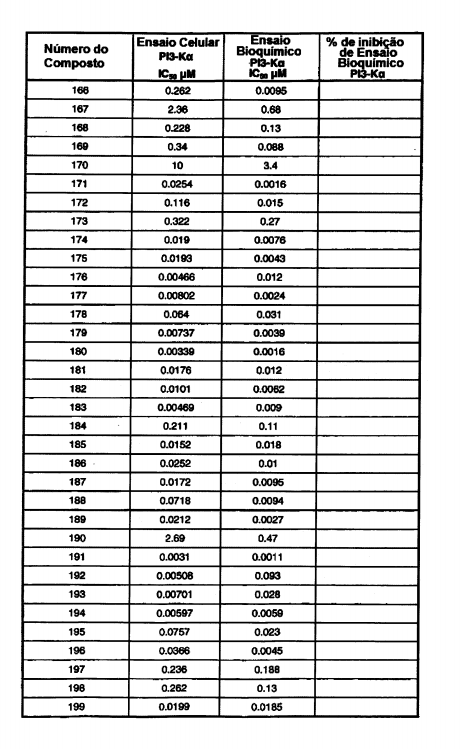


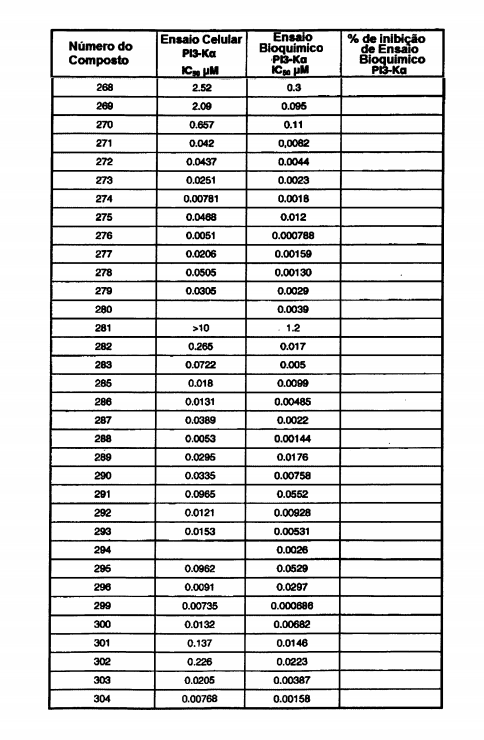

Exemplo 103. Estudos de Eficácia de Xenoenxerto de
A eficácia in vivo de 2-amino-8-(trans-4-hidroxiciclohexil)-6-(6-metoxipiridin-3-il)-4- metilpirido[2,3-d]pirimidin-7(8H)-ona (Composto 152) descrita no Exemplo 53 foi examinada 5 em modelo de xenoenxerto s.c. Linhagens de célula de tumor humano PC3 (deleção PTEN)), U87MG (deleção PTEN) e SKOV3 (PI3Kα H1047K) foram escolhidos para estudos de eficácia in vivo devido ao seu fundamento genético diferente e níveis relativamente altos de sinal phospho AKT S473. Células foram implantadas no flanco posterior de camundongos e tumores cresceram em tamanho a 100-200 mm3 antes de tratamento diário com o 10 Composto 152 foi iniciado. O composto 152 exibiu eficácia antitumor dependente de dose em cada modelo de tumor, resultando em regressão de PC3, inibição de crescimento de tumores SKOV3 e U87MG. Os dados são resumidos na tabela 3 e exemplos representativos são mostrados nas figuras 1-3. Para todos os modelos testados 1 mg/kg foi uma dose eficaz. 15 Cuidado animal: Camundongos atímicos fêmeas e machos (6-8 semanas de ida des) pesando -22 g foram obtidos de Charles River Laboratory. Animias foram enjaulados em um ciclo branco/preto de 12 h no viveiro da Pfizer e todos os procedimentos são conduzidos de acordo com o Pfizer Institutional Animal Care and Use Committee (IACUC). Os a- nimais são providos de livre acesso a comida de roedor e água ad libitum e mantidos sob condições de ambiente limpo. Antes de estudar, os animais foram aclimados por pelo menos 48 h.
Linhagens de célula: Tdas as linhagens de células foram cultivadas a 37°C em in-cubador CO2 a 5% de humidade. Linhagem de célula de tumor de glioblastoma U87 MG foi obtida de American Type Culture Collection (ATCC) e cultivadas com DMEM suplementado com 15 % FBS e 2 mM de glutamina. Linhagens de célula de câncer de próstata PC3 foram obtidas de National Cancer Institute e cultivadas em meios RPMI suplemetados com 10% FBS e 2 mM de glutamina. Células de câncer ovariano SKOV3 foram aobtidas de ATCC e passaram múltiplas vezes através de camundongos, e cultivadas em meios McCoy's 5A su- plemtados com 10% FBS e 2 mM de glutamina. Todas as linhagens de células foram testadas de University of Missouri Research Animal Diagnostic Laboratory para espécies conhecidas de vírus de murina e contaminação de micoplasma.
Modelos de Xenoenxerto de Camundongos: U87MG (glioblastoma), PC3 (câncer de próstata) e SKOV3 (câncer ovariano) linhagens de células em cultura foram cultivadas por tripsinisação. Brevemente, células de tumor 2,3-4 x 10⁶ foram suspensas no meio usado para cultivar cada linhagem de célula sem soro e implantadas subcutaneamente na região de flanco posterior de camundongos no dia 0. Tratamento diário com o Composto 152, formulado em 10% de etanol, 40% de PEG e 50% de tampão de citrato de sódio ou veículo sozinho começou de 10-14 dias após implantação quando os tumores médios foram 100- 200 mm3 em tamanho.
Os tumores foram medidos duas vezes semanalmente e o volume de tomor foi cal-culado como um produto de (comprimento x largura2)/2. Estudos foram tipicamente concluí-dos quando o tumor nos animais tratados por veículo alcançou um tamanho de .1500 mm3 ou quando julgados para adversamente afetar a cavidade sendo do animal. No final do estudo a percentagem de valores de inibição de crescimento de tumor foram calculados como 100 x (1 - [volume de tumorfjnai - volume de tumoriniciai para o grupo tratado pelo composto) / volume de tumorflnai - volume de tumoriniciai para o grupo tratado pelo veículo)]). Onde aplicável, a regressão de tumor percentual para cada grupo foi calculada como 100 x (volume de tumoriniCiai - volume de tumorflnai / volume de tumor^dai). Um grupo de 12 animais foi sacrifi-cado nos tempo sindicados, tumores reinseridos, e amostra de sangue foram tomadas do ventrículo esquerdo cardíaco e imediatamente colocadas em um frasco iniciado com sulfato de heparina. Tipicamente uma metade do tumor foi fixada em 10% de formalina tamponada neutra, parafina embebedada, e seccionada para imunohistoquímica. A outra metade foi congelada em nitrogênio líquido depôs de processada para gerar lisatos de célula para estudos de modulação alvo.
Tabela 3. Dados de Eficácia de Xenoenxerto de Camundongos
Exemplo 104. Estudos de Modulação Alvo In Vivo
Estudos de modulação alvo in wo para determinar o efeito do tratamento do Com-posto 152 na fosforilação de AKT sobre S473 por ELISA e S6 sobre S235/S236 por IHC foram realizados. Tumores reinseridos foram congelados em gelo seco e pulverizados u- sando o instrumento FAST PREP (Qbiogene). Brevemente, tumores congelados foram colocados m tubos de atriz Fast Prep, tampão de lise fria [20 mM Hepes (pH 7,5), 150 mM NaCI, 1,0 mM EDTA de sódio, 1% Triton X-100, 2,5 m fosfato de sódio, 1 mM ortovanadato de sódio, 1 pg/ml leupeptin, e 1mM PMSF] foi adicionado e amostras foram centrifugadas por 5 s misturado e o processo repetido por mais duas vezes. Amostras foram centrifugadas em uma centrífuga Eppendorf refrigerada fria a 14.000rpm por 20 min. Sobrenadante foi coletado e o total e níveis de proteína phosphoAKT ((S473) determinados por ELISA. A extensão de fosforilação em tumores reinseridos dos animais tratados foi comparada com aquela em tumores reinseridas dos animais tratados por veículo no mesmo ponto de tempo. Amostras de plasma, obtidas por centrifugação de amostras de sangue individuais a 3000 x g por 5 min a 4 °C em uma centrífuga Eppendorf 5417R, foram armazenadas a -80°C até que elas fossem analisadas por concentração de fármaco. Brevemente, amostras de plasma (50pl) ou padrões do Composto 152 em plasma de camundongos foram misturadas com acetonitrila 3pl) e injetadas em um sistema LC/MS/MS onde separação ocorreu em coluna de cromatografia líquida de alto desempenho de fase reversa de fenila C-18 SB (5 pM, 2,1 x 50 mm, Agilent). A quantidade de inibidor e o padrão interno (0,5 pM buspirona) em cada plasma de camundongo foi quantificada com base nas curvas padrão geradas usando quantidades conhecidas de composto. O tratamento do Composto 152 resultou em inibição dependente de dose de pAKT a S473 em todos os 3 modelos discutidos acima. O curso de tempo de modulação in vivo e concentrações de inibidor de plasma foram determinados após a última dose no final do estudo de eficácia descrito acima e dados são resumidos na Tabela 4. Para o modelo U87MG a concentração de plasma do Composto 152 EC50 para modulação alvo pAKT S473 foi calculada com 24 nM e correlacionou a 50% de inibição de crescimento de tumor.
Tabela 4. Correlação Farmacocinética e Farmacodinâmica (PK-PD) em modelos de Xenoenxerto