BRPI0814613B1 - composto derivado de nistatina, sua composição e seus usos - Google Patents
composto derivado de nistatina, sua composição e seus usos Download PDFInfo
- Publication number
- BRPI0814613B1 BRPI0814613B1 BRPI0814613A BRPI0814613A BRPI0814613B1 BR PI0814613 B1 BRPI0814613 B1 BR PI0814613B1 BR PI0814613 A BRPI0814613 A BR PI0814613A BR PI0814613 A BRPI0814613 A BR PI0814613A BR PI0814613 B1 BRPI0814613 B1 BR PI0814613B1
- Authority
- BR
- Brazil
- Prior art keywords
- compound
- hydrochloric
- compounds
- nystatin
- s44hp
- Prior art date
Links
- 0 CC(C(C(*)C1O)O)OC1O[C@](CC([C@](*)[C@](C1)O)O[C@@]1(CC(*)(C(*)*(*)C*CC(*)C[C@](CC(O[C@@](C)[C@@]1C)=O)O)*=*)O)C=CC=CC=*C=CC=CC=CC=C[C@](C)[C@]1O Chemical compound CC(C(C(*)C1O)O)OC1O[C@](CC([C@](*)[C@](C1)O)O[C@@]1(CC(*)(C(*)*(*)C*CC(*)C[C@](CC(O[C@@](C)[C@@]1C)=O)O)*=*)O)C=CC=CC=*C=CC=CC=CC=C[C@](C)[C@]1O 0.000 description 1
- FXXUMVRDEBRRAY-WVVYIXRUSA-N CC(C(C(C1O)N)O)OC1O[C@H](CC(C[C@H](C1)O)O[C@@]1(C[C@H](CCCC(CCC[C@H](CC(O[C@@H](C)[C@@H]1C)=O)O)=O)O)O)/C=C\C=C/C=C\C=C/C=C\C=C/C=C\[C@H](C)[C@H]1O Chemical compound CC(C(C(C1O)N)O)OC1O[C@H](CC(C[C@H](C1)O)O[C@@]1(C[C@H](CCCC(CCC[C@H](CC(O[C@@H](C)[C@@H]1C)=O)O)=O)O)O)/C=C\C=C/C=C\C=C/C=C\C=C/C=C\[C@H](C)[C@H]1O FXXUMVRDEBRRAY-WVVYIXRUSA-N 0.000 description 1
- LEICDYOVJNQLTN-UHFFFAOYSA-N CC(NCCCO)=O Chemical compound CC(NCCCO)=O LEICDYOVJNQLTN-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H17/00—Compounds containing heterocyclic radicals directly attached to hetero atoms of saccharide radicals
- C07H17/04—Heterocyclic radicals containing only oxygen as ring hetero atoms
- C07H17/08—Hetero rings containing eight or more ring members, e.g. erythromycins
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/10—Antimycotics
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H1/00—Processes for the preparation of sugar derivatives
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Engineering & Computer Science (AREA)
- Biochemistry (AREA)
- Biotechnology (AREA)
- Genetics & Genomics (AREA)
- Molecular Biology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Animal Behavior & Ethology (AREA)
- Communicable Diseases (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmacology & Pharmacy (AREA)
- Oncology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Preparation Of Compounds By Using Micro-Organisms (AREA)
- Saccharide Compounds (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
"compostos". a presente invenção refere-se a um composto o qual é um derivado de nistatina tendo uma ligação dupla adicional presente entre c28 e 5 c29 e o qual é ainda modificado com relação à nistatina em uma ou mais das posições c5, c7, c9, c10, c11, c16 ou no grupo amino da micosamina.
Description
A nistatina é um agente ativo presente em uma série de preparados patenteados (por exemplo, Infestat, Nyspes, Nystamont, Nystan, Mycostatin e Nilstat) para uso no tratamento de candidíase da pele e membranas mucosas. Ela é usualmente administrada oral ou topicamente, mesmo embora ela seja apenas pobremente absorvida pelo trato gastrointestinal ou através da pele e membranas. Isso é porque ela é tóxica quando fornecida parenteralmente.
A nistatina é parte de uma família de antibióticos de macrolídeo de polieno. Outros membros da família incluem pimaricina, rimocidina, candicidina, aureofacina, levorina e anfotericina. A anfotericina é o agente antifúngico mais comumente usado, uma vez que ela é considerada geralmente como sendo a mais eficaz. Ela tem amplo espectro de atividade antifúngica mas, assim como a nistatina, tem a principal desvantagem de toxicidade, que limita as vias de administração e doses que podem ser usadas.
Petição 870180134984, de 27/09/2018, pág. 6/13
Esforços de pesquisa sobre antibióticos de policetídeo de macrolídeo têm, portanto, se focalizado sobre a anfotericina e, em particular, sobre a identificação de novos análogos de anfotericina com menor toxicidade. Duas abordagens distintas têm sido geralmente adotadas. Em uma primeira abordagem, os pesquisadores têm usado modificações químicas para tentar reduzir a toxicidade e/ou aprimorar a atividade antifúngica da anfotericina. Uma vez que a síntese total da anfotericina não é economicamente viável, contudo, o material de iniciação é usualmente anfotericina B obtida de culturas de Streptomyces nodosus. Como um resultado, modificações químicas têm se concentrado sobre a derivatização dos grupos funcionais presentes sobre o anel de anfotericina B.
Muito mais recentemente, os pesquisadores têm adotado uma abordagem diferente que objetiva a via biossintética da anfotericina, a qual é compreendida de uma linha de montagem de diferentes enzimas. A cadeia de carbono da anfotericina é montada a partir de unidades de acetato e propionato através de sintases de policetídeo modulares (tipo 1) e o macrolídeo resultante é subsequentemente modificado por outras enzimas as quais causam oxidação, glicosilação e hidroxilação. Os genes que codificam as enzimas envolvidas nessa biossíntese foram identificados e, assim, os pesquisadores foram capazes de introduzir alterações na via de biossintética, por exemplo, através de remoção, adição ou modificação de um gene e, desse modo, removendo, adicionando ou modificando uma enzima envolvida na síntese. O resultado líquido é moléculas de anfotericina modificadas.
Um grande número de moléculas de anfotericina modificadas, portanto, foi feito e testado, especialmente derivados quimicamente modificados. A despeito desses esforços contudo, poucos candidatos a fármaco promissores foram identificados tendo um equilíbrio apropriado de propriedades farmacológicas, isto é, alta atividade antifúngica, baixa toxicidade e solubilidade em água. Consequentemente, ainda permanece uma necessidade por novos antibióticos para tratar doenças infecciosas e, em particular, infecções fúngicas sistêmicas agudas, as quais estão aumentando de incidência. Esse requisito vem se tornando progressivamente urgente à medida que resistência aos agentes antifúngicos existentes se desenvolve.
Comparado com a anfotericina, muito pouca pesquisa tem sido realizada sobre a modificação de nistatina presumivelmente porque ela tem menor atividade do que a anfotericina, ainda que sofra das mesmas desvan5 tagens de toxicidade de insolubilidade em água. Como um resultado, ela não tem sido considerada uma molécula inicial atraente para tal trabalho.
Em um estudo recente (Organic Letters, 2006, 8 (9), 1807-1809), dois derivados de nistatina foram preparados através de alquilação redutiva do grupo amina de micosamina. Descobriu-se que os derivados resultantes 10 têm maior atividade antifúngica do que a nistatina, mas eram menos ativos do que derivados de anfotericina B preparados da mesma forma. A modificação de anfotericina B, portanto, foi considerada mais promissora e a toxicidade desses derivados testados foi mostrada como sendo consideravelmente menor comparado com a molécula precursora.
No WO01/59126, a clonagem e sequenciamento do agrupamento gênico que codifica a sintase de policetídeo e outras enzimas responsáveis pela síntese de nistatina são descritos. O WO01/59126 também sugere uma pletora de manipulações potenciais que poderíam, em tese, ser realizadas sobre o agrupamento gênico para proporcionar estruturas de nistatina 20 modificadas. Essas incluem modificações para remover ou adicionar ligações duplas a partir do fragmento de polieno da nistatina, modificações para remover ou reposicionar o grupo C16 carboxila, modificações para adicionar outros grupos hidroxila e modificações para truncar o anel de macrolactona.
Será imediatamente evidente a partir do precedente que um grande número (aproximadamente 1017) de diferentes estruturas de nistatina modificadas poderia ser preparado realizando uma ou mais das modificações sugeridas no WO01/59126. A possibilidade de, então, modificação adicional de qualquer um dos compostos produzidos através de manipulação genética com outras modificações químicas significa quintilhões de compos30 tos que são teoricamente possíveis. Uma vez que pouco trabalho foi realizado sobre a nistatina, contudo, nenhum dado está disponível para sugerir qual desses vastos números de compostos poderia exibir menor toxicidade com-

parado com a nistatina e/ou anfotericina (isto é, aqueles agentes ativos atualmente usados).
Contudo, agora foi verificado, surpreendentemente, que determinados derivados de nistatina têm toxicidade significativamente menor o que a anfotericina e, vantajosamente, também foi verificado que os mesmos derivados exibem atividade antifúngica útil. Diferente da grande maioria dos compostos de anfotericina modificados que têm sido preparados, os derivados de nistatina agora foram identificados como derivados de segunda geração. Em outras palavras, esses compostos são derivados de um derivado de nistatina e, assim, compreendem duas ou mais modificações com relação à estrutura da nistatina Ai.
Assim, encarada a partir de um primeiro aspecto, a invenção proporciona um composto o qual é um derivado de nistatina tendo uma ligação dupla adicional presente entre C28 e C29 e o qual é ainda modificado com relação à nistatina em uma ou mais das posições C5, C9, C10, C16 ou no grupo amino da micosamina ou um sal farmaceuticamente aceitável do mesmo.
Encarada a partir de outro aspecto, a invenção proporciona um composto o qual é um derivado de nistatina tendo uma ligação dupla adicional presente entre C28 e C29 e o qual é ainda modificado com relação à nistatina em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou no grupo amino da micosamina ou um sal farmaceuticamente aceitável do mesmo.
Compostos preferidos da invenção são compostos de fórmula I,

(I)


R1 e R2 representam, cada um independentemente, um átomo de hidrogênio, um grupo hidroxila, um grupo alcóxi, um grupo acilóxi ou um grupo alquila ou juntos formam um grupo carbonila (por exemplo, R1 e R2 representam, cada um independentemente, um átomo de hidrogênio ou um grupo hidroxila ou juntos formam um grupo carbonila;
R3 e R4 representam, cada um independentemente, um átomo de hidrogênio, um grupo hidroxila, um grupo alcóxi, um grupo acilóxi ou um grupo alquila ou juntos formam um grupo carbonila (por exemplo, R3 e R4 representam, cada um independentemente, um átomo de hidrogênio ou um grupo hidroxila ou juntos formam um grupo carbonila;
R5 e R6 representam, cada um independentemente, um átomo de hidrogênio, um grupo hidroxila, um grupo alcóxi, um grupo acilóxi ou um grupo alquila (por exemplo, um átomo de hidrogênio ou um grupo hidroxila);
R7 representa um átomo de hidrogênio, COOH, um grupo alquila, um grupo alcóxi, um grupo éster de ácido carboxílico ou um grupo amida (por exemplo, COOH, um grupo alquila, um grupo éster de ácido carboxílico ou um grupo amida);
R8 e R9 representam, cada um independentemente, um átomo de hidrogênio, um grupo alquilamino, um grupo açúcar ou um grupo acila;
ou um sal farmaceuticamente aceitável do mesmo, contanto que o composto não seja o composto (II)

(II) ou o composto micoheptina (representado abaixo)

Um outro composto preferido da invenção, também sujeito às exceções acima, é de fórmula (I), mas em que o grupo -OH no carbono 7 e/ou no carbono 11 é convertido, por exemplo, a um grupo oxo. Esse é de

(Γ) onde todos os substituintes são conforme definidos para a fórmula (I) e R1, R2, R3 e R4 são, cada um independentemente, conforme definidos para R1R4, respectivamente, e com a exceção adicional de que o composto de fórmula (I1) não seja candidina (representado abaixo)

Encarada a partir de um outro aspecto, a invenção proporciona um processo para fabricação de compostos conforme aqui antes descrito compreendendo:
(i) modificação de um agrupamento gênico que codifica o sistema de sintase de policetídeo responsável pela síntese de nistatina para produzir um derivado de nistatina tendo uma ligação dupla entre C28 e C29; e (ii) modificação adicional do referido agrupamento gênico para produzir um derivado de nistatina o qual é ainda modificado em uma ou mais das posições C5, C9, C10, C16 ou no grupo amino da micosamina, ou (iii) modificação do derivado resultante em uma ou mais das posições C5, 09, C10, C16 ou no grupo amino da micosamina através de uma reação química.
Encarada a partir de um outro aspecto, a invenção proporciona um processo para fabricação de compostos conforme aqui antes descrito compreendendo:
(i) modificação de um agrupamento gênico que codifica o sistema de sintase de policetídeo responsável pela síntese de nistatina para produzir um derivado de nistatina tendo uma ligação dupla entre C28 e C29; e (ii) modificação adicional do referido agrupamento gênico para produzir um derivado de nistatina o qual é ainda modificado em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou no grupo amino da micosamina, OU (iii) modificação do derivado resultante em uma ou mais das posições 05, 07, 09, 010, 011, 016 ou no grupo amino da micosamina através de uma reação química.
Encarada a partir de um outro aspecto, a invenção proporciona uma composição compreendendo um composto conforme aqui antes descrito e um veículo, diluente ou excipiente. Composições preferidas são composições farmacêuticas.
Encarada a partir de ainda um outro aspecto, a invenção proporciona um composto conforme aqui antes descrito para uso em terapia.
Uso de um composto conforme aqui antes descrito para a fabri8 cação de uma composição para o tratamento de uma infecção fúngica forma um outro aspecto da invenção.
Um método de tratamento de uma infecção fúngica em um animal (por exemplo, um ser humano) compreendendo administração, ao refe5 rido animal, de um composto conforme aqui antes descrito forma ainda um outro aspecto.
Conforme usado aqui, o termo derivado de nistatina destina-se a abranger compostos que têm uma estrutura idêntica à nistatina An outra que não as modificações especificadas. Assim, derivados preferidos têm o 10 mesmo anel de macrolactona que a nistatina, com a exceção da ligação dupla adicional em C28-C29 e têm os mesmos grupos funcionais que a nistatina, com a exceção de uma modificação em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou no grupo amino da micosamina. Derivados preferidos, portanto, compreendem o esqueleto de anel de macrolactona mostra15 do abaixo:

ou

ou

Será apreciado que, nessas fórmulas, podem haver modificações em C5, C9, C10, C16 e sobre o N da micosamina. O que é mostrado, portanto, são apenas os átomos os quais devem estar presentes. Essas figuras mostram o esqueleto químico o qual pode estar presente.
Conforme usado aqui, o termo sistema de sintase de policetídeo denota a coleção de enzimas que são responsáveis pela síntese de policetídeo e modificações. Isso inclui sintases, mono-oxigenases, glicosil transferase e aminotransferase de policetídeo.
O termo grupo alquila é usado aqui para representar um grupo hidrocarboneto cíclico ou acíclico, de cadeia reta ou ramificada, saturado. Tais grupos podem conter até 20 átomos de carbono, mas grupos contendo 1 a 12 átomos de carbono, mais preferivelmente 1 a 6 átomos de carbono são preferidos.
Grupos alquila podem ser não-substituídos ou substituídos. Substituintes os quais podem estar presentes em grupos alquila substituídos incluem hidróxi, alcóxi, acilóxi e amino.
Grupos alquila podem também ser interrompidos por um ou mais grupos, por exemplo, -arila- (tal como Ph), -O-, -NR12- ou -S-, em que R12 representa um átomo de hidrogênio ou um grupo Ci-6 alquila.
O termo alcóxi é usado aqui para representar um grupo - OR13, em que R13 é um grupo alquila conforme aqui antes definido. Em grupos alcóxi preferidos R13 contém 1 a 6 átomos de carbono, mais preferivelmente 1 a 4 átomos de carbono. Um grupo alcóxi preferido é -OC1'6, por exemplo, OCH3.
O termos acilóxi é usado aqui para representar um grupo
-OCOR14, em que R14 é um grupo alquila conforme definido aqui antes. Em grupos acilóxi preferidos, R14 contém 1 a 6 átomos de carbono, mais preferivelmente 1 a 4 átomos de carbono. Um grupo acilóxi preferido é -OCOC1-6, por exemplo, -OCOCH3.
O termo grupo éster de ácido carboxílico é usado aqui para representar um grupo -COOR15, em que R15 é um grupo alquila conforme definido aqui antes. Em grupos éster de ácido carboxílico preferidos, R15 contém 1 a 6 átomos de carbono, mais preferivelmente 1 a 4 átomos de carbono. Um grupo éster de ácido carboxílico preferido é -COOCi-6, por exemplo, -COOCH3.
O termo grupo amida é usado aqui para representar um grupo de fórmula III:

em que R10 e R11 representam, cada um independentemente, um átomo de hidrogênio ou um grupo alquila opcionalmente substituído, conforme definido aqui antes, ou juntos formam um anel de alquila, conforme aqui antes definido.
O termo grupo alquilamino é usado aqui para representar um grupo -(CH2)xNR16R17, em que x é 1 a 10, de preferência 2 a 6 (por exemplo, 3) e R16 e R17 representam, cada um independentemente, um átomo de hidrogênio ou um grupo 0^6 alquila.
O termo açúcar é usado aqui para representar sacarídeos, especialmente oligo- e monossacarídeos. O açúcar presente nos compostos da invenção pode compreender qualquer número de unidades de sacarídeo, mas compostos preferidos compreendem 1 a 10 unidades de sacarídeo, por exemplo, 1 ou 2 unidades de sacarídeo.
O termo acila é usado aqui para representar um grupo -COR18, em que R18 é um grupo alquila conforme aqui antes definido. Em grupos acila preferidos, R18 é um grupo alquila substituído, por exemplo, um grupo al11 quila substituído por amino. Grupos acila particularmente preferidos são grupos amino acila.
Conforme aqui antes descrito, os compostos da presente invenção são derivados de nistatina tendo uma ligação dupla adicional presente entre C28 e C29 e os quais são ainda modificados, com relação à nistatina, em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou no grupo amino da micosamina.
Compostos preferidos da presente invenção são modificados em C5 com relação à nistatina. Na nistatina, C5 é substituído por um grupo hidroxila e um átomo de hidrogênio e é um estereocentro R. Assim, em compostos preferidos da invenção, C5 é substituído por outros grupos que não um grupo hidroxila e um átomo de hidrogênio e/ou C5 é um estereocentro S. Em compostos preferidos, diferentes grupos estão presentes em C5, por exemplo, C5 pode ser substituído por dois grupos hidroxila ou por dois átomos de hidrogênio. Em compostos particularmente preferidos, C5 é substituído por um grupo carbonila.
Outros compostos preferidos da invenção são modificados em C16 com relação à nistatina. Na nistatina, C16 é substituído por um ácido carboxilico e um átomo de hidrogênio e é um estereocentro R. Consequentemente, em compostos preferidos da invenção, C16 é substituído por outros grupos que não um grupo ácido carboxilico e um átomo de hidrogênio e/ou C16 é um estereocentro S. Em compostos preferidos, diferentes grupos estão presentes, por exemplo, um grupo alquila (por exemplo, metila) e um átomo de hidrogênio ou um grupo amida e um átomo de hidrogênio. Em compostos particularmente preferidos, C16 é substituído por um grupo metila e um átomo de hidrogênio. Em compostos preferidos, R16 é um esterocentro R.
Outros compostos preferidos da invenção são modificados em
C9 com relação à nistatina. Na nistatina, C9 é substituído por dois átomos de hidrogênio. Consequentemente, em compostos preferidos da invenção, C9 é substituído por outros grupos que não dois átomos de hidrogênio. Em compostos preferidos, diferentes grupos estão presentes, por exemplo, um grupo hidroxila e um átomo de hidrogênio ou um grupo carbonila.

Outros compostos preferidos da invenção podem ser modificados em C7 com relação à nistatina. Na nistatina, C7 é substituído por hidroxila. Consequentemente, em alguns compostos da invenção, C7 é substituído por outros grupos que não hidroxila. Em compostos preferidos, um grupo carbonila está presente. Onde uma carbonila está presente, será também necessário uma outra modificação do composto em C5, C7, C9, C10, C11, C16 ou no N da micosamina com relação à nistatina estando presente para excluir o composto candidina representado acima.
Outros compostos preferidos da invenção podem ser modificados em C11 com relação à nistatina. Na nistatina, C11 é substituído por hidroxila. Consequentemente, em algumas modalidades da invenção, C11 é substituído por outros grupos que não hidroxila. Em compostos preferidos, um grupo carbonila está presente.
Ainda outros compostos preferidos da invenção são modificados em C10 com relação à nistatina. Na nistatina, C10 é substituído por um grupo hidroxila e um átomo de hidrogênio e é um estereocentro R. Consequentemente, em compostos preferidos da invenção, C10 é substituído por outros grupos que não um grupo hidroxila e um átomo de hidrogênio e/ou C10 é um estereocentro S. Em compostos preferidos, diferentes grupos estão presentes, por exemplo, dois átomos de hidrogênio ou um grupo carbonila. Em compostos particularmente preferidos. C10 é substituído por dois átomos de hidrogênio.
Ainda outros compostos preferidos da invenção são modificados no grupo amino da micosamina com relação à nistatina. Na nistatina, o grupo amino da micosamina é não-substituído, isto é, ele é -NH2. Consequentemente, em compostos preferidos da invenção, o grupo amino da micosamina é substituído, por exemplo, por um ou mais grupos alquilamino ou açúcar.
Onde compostos da invenção têm uma carbonila em C5 ou C7, é especialmente preferido se outras modificações do composto em C5, C7, C9, C10, C11, C16 ou no N da micosamina com relação à nistatina também estão presentes. Por exemplo, a amina da micosamina poderia ser funciona13 lizada para trazer pelo menos um substituinte R8/R9 o qual é outro que não hidrogênio.
Embora os compostos da invenção possam conter apenas uma alteração com relação a materiais conhecidos, tal como S44HP, idealmente, em qualquer composto da invenção, ele compreenderá duas alterações em C5, C7, C9, C10, C11, C16 ou no N da micosamina com relação à nistatina. Compostos preferidos podem compreender três alterações em C5, C7, C9, C10, C11, C16 ou do N da micosamina com relação à nistatina. Compostos preferidos podem compreender alterações em C5, C7, C9, C10, C11, C16 ou do N da micosamina com relação ao S44HP. Outros compostos preferidos compreenderão pelo menos duas alterações em C5, C7, C9, C10, C11, C16 ou no N da micosamina com relação à micoheptina. Outros compostos preferidos compreenderão pelo menos duas alterações em C5, C7, C9, C10, C11, C16 ou no N da micosamina com relação à nistatina, S44HP, microheptina e candidina.
Compostos particularmente preferidos da invenção são aqueles de fórmula (I) ou (I1) conforme apresentado acima.
Em compostos preferidos de fórmula (I), R1 representa um átomo de hidrogênio, um grupo hidroxila, um grupo alcóxi, um grupo acilóxi ou um grupo alquila. Ainda mais preferivelmente, R1 representa um átomo de hidrogênio, um grupo hidroxila ou um grupo alcóxi (por exemplo, um grupo -OCi-β), especialmente um átomo de hidrogênio ou um grupo hidroxila (por exemplo, um grupo hidroxila). Em compostos preferidos, R2 é um átomo de hidrogênio. Em compostos preferidos alternativos, R1 e R2 juntos formam um grupo carbonila. Quando C5 é um estereocentro, ele é, de preferência, um centro R.
Compostos preferidos de fórmula (I) são também aqueles em que R3 representa um átomo de hidrogênio, um grupo hidroxila, um grupo alcóxi, um grupo acilóxi ou um grupo alquila. Ainda mais preferivelmente, R3 representa um átomo de hidrogênio, um grupo hidroxila ou um grupo alcóxi (por exemplo, um grupo -OCi-β), especialmente um átomo de hidrogênio ou um grupo hidroxila (por exemplo, um átomo de hidrogênio). Em compostos preferidos, R4 é um átomo de hidrogênio. Em compostos alternativos preferidos, R3 e R4 juntos formam um grupo carbonila. Quando C9 é um estereocentro, ele é, de preferência, um centro R.
Outros compostos preferidos de fórmula (I) são aqueles em que R5 representa um átomo de hidrogênio, um grupo hidroxila, um grupo alcóxi, um grupo acilóxi ou um grupo alquila. Ainda mais preferivelmente, R5 representa um átomo de hidrogênio, um grupo hidroxila ou um grupo alcóxi (por exemplo, um grupo -OCi-6), especialmente um átomo de hidrogênio ou um grupo hidroxila (por exemplo, um grupo hidroxila). Em compostos preferidos R6 é um átomo de hidrogênio. Quando C10 é um estereocentro, ele é, de preferência, um centro R.
Ainda outros compostos preferidos de fórmula (I) são aqueles em que R7 representa COOH, um grupo alquila, um grupo éster de ácido carboxílico ou um grupo amida. Um grupo éster de ácido carboxílico preferido é -COOCi-6, mais preferivelmente -COOC1-4, por exemplo, -COOCH3.
Compostos particularmente preferidos de fórmula (I) são aqueles em que R7 é um grupo alquila ou um grupo amida. Grupos alquila preferidos são C1-6 alquila, por exemplo, metila, etila, propila ou butila, especialmente metila.
Amidas preferidas são aquelas de fórmula II conforme aqui antes definido. Amidas particularmente preferidas são aquelas em que R10 e R11 representam, cada um independentemente, um átomo de hidrogênio ou um grupo C1-10 alquila ramificado ou Cmo alquila não-ramificado opcionalmente substituído por grupos hidroxila, éster de ácido carboxílico ou amino e opcionalmente interrompidos por átomos de nitrogênio ou oxigênio ou R10 e R11 juntos formam um grupo C1-8 alquila cíclico opcionalmente substituído por grupos hidróxi, acilóxi ou amino e opcionalmente interrompidos por átomos de oxigênio ou nitrogênio.
Em algumas amidas preferidas, R10 é hidrogênio. Em outras amidas preferidas, R11 é um grupo de fórmula IV:
-(CHR18)yZ (IV) em que:
R18 é hidrogênio ou um grupo alquila contendo até 6 átomos de carbono (por exemplo, metila ou CH(CH3)2);
y é 1 a 6, de preferência 2-4, por exemplo, 3; e
Z é OH, NR19R20 ou COOR21 em que R18, R19 e R21 são, cada um independentemente, hidrogênio ou uma Ci-6 alquila (por exemplo, metila).
Em amidas especialmente preferidas, R18 é hidrogênio.
Em outras amidas preferidas, R10 e R11 juntos formam um grupo alquila cíclico, de preferência um grupo alquila cíclico de fórmula V:
/ (CH2)aX^
----\---(CH2)c---z
Xch2)/ v em que a, b e c representam, cada um independentemente, 1 a 6, de preferência 2-4, por exemplo, 2; e
Z é conforme aqui antes definido em relação à fórmula IV.
Exemplos representativos de grupos amida particularmente pre15 feridos de fórmula III são aqueles mostrados abaixo:

2 3

O

H

O


H


Grupos amida 4, 6, 7, 8 e 10 são especialmente preferidos, especialmente os grupos amida 7 e 10.
Outros compostos preferidos de fórmula (I) são aqueles em que R8 representa um átomo de hidrogênio, um grupo alquilamino, um grupo açúcar ou um grupo acila. Em compostos preferidos R9 é idêntico a R8 ou é um átomo de hidrogênio, por exemplo, R9 é um átomo de hidrogênio.
Grupos alquilamino preferidos são aqueles da fórmula -(CH2)X NH2 em que x é 2 a 6 (por exemplo, 3) ou análogos alquilados dos mesmos (CH2)xNCi-6alquila2 , por exemplo, -(CH2)xNMe2. Outro grupo preferido é um resíduo de lisina COCH[(CH2)4NH2]NH2.
Grupos açúcar preferidos compreendem 1 a 5 unidades de sacarídeo, mais preferivelmente 2 ou 3 unidades de sacarídeo.
Onde o grupo açúcar é um grupo monossacarídeo, ele pode ser representado como um confôrmero linear, cíclico ou uma mistura de confôrmeros lineares e cíclicos. Quando o grupo açúcar compreende mais de uma unidade de sacarídeo, cada monossacarídeo pode ser um confôrmero cíclico, linear ou uma mistura de confôrmeros lineares e cíclicos. Além disso, as unidades de sacarídeo podem ser as mesmas ou diferentes.
Em compostos de fórmula (I), monossacarídeos preferidos são pentoses e hexoses, por exemplo, glicose, galactose, glicopiranose, manopiranose, galactopiranose, frutopiranose e tagotopiranose. Di- e oligossacarídeos preferidos incluem lactose, melibiose, sacarose, maltose e celobiose. D-glicose, D-galactose e lactose são especialmente preferidos.
Outros grupos acila preferidos (para R8) incluem -(CH2)Ph (CH2)X NH2ou -(CH2)Ph(CH2)xNMe2, onde x é 0/1.
Compostos particularmente preferidos da invenção são aqueles de fórmula I em que R1 e R2 juntos formam um grupo carbonila. Mais preferi17 velmente, quando R1 e R2 formam um grupo carbonila, R3, R4 e R6 são átomos de hidrogênio e R5 é um grupo hidroxila. Em tais compostos, de preferência, pelo menos um de R8 e R9 (por exemplo, R8 e R9) são átomos de hidrogênio. Especialmente de preferência, C10 é um estereocentro R.
Outros compostos particularmente preferidos da invenção são aqueles de fórmula I em que R7 é Ci-6 alquila (por exemplo, metila). Mais preferivelmente, quando R7 é Ci-6 alquila (por exemplo, metila), pelo menos um de R8 e R9 (por exemplo, R8 e R9) são átomos de hidrogênio. Em tais compostos, R5 é, de preferência, um grupo hidroxila e R6 um átomo de hidrogênio. Ainda mais preferivelmente, R3 e R4 são átomos de hidrogênio. Especialmente de preferência, C10 é um estereocentro R.
Ainda outros compostos preferidos da invenção são aqueles de fórmula I em que R7 é um grupo amida, de preferência um grupo amida de fórmula III conforme aqui antes definido. Mais preferivelmente, quando R7 é um grupo amida, pelo menos um de R8 e R9 (por exemplo, R8 e R9) são átomos de hidrogênio. Em tais compostos, R5 é, de preferência, um grupo hidroxila e R6 um átomo de hidrogênio. Ainda mais preferivelmente, R3 e R4 são átomos de hidrogênio. Especialmente de preferência, C10 é um estereocentro R.
Ainda outros compostos preferidos da invenção são aqueles de fórmula I em que R8 é um grupo açúcar ou um grupo alquilamino conforme aqui antes definido. Mais preferivelmente, quando R8 é um grupo açúcar ou um grupo alquilamino, R9 é um átomo de hidrogênio. Em tais compostos, R7 é de preferência COOH. Ainda mais preferivelmente, R5 é um grupo hidroxila e R6 é um átomo de hidrogênio e/ou R3 e R4 são átomos de hidrogênio. Especialmente de preferência, C10 é um estereocentro R.
Para compostos de fórmula (I1), opções preferidas são aquelas apresentadas acima com relação à fórmula (I). Além disso, em compostos preferidos de fórmula (I1), R1 representa uma hidroxila e R2 é um átomo de hidrogênio ou R1 e R2 juntos formam um grupo carbonila. Quando C7 é um estereocentro, ele é, de preferência, um centro R.
Compostos preferidos de fórmula (Γ) são também aqueles em que R3' representa um grupo hidroxila e R4‘ um átomo de hidrogênio ou R3 e R4' representam um grupo carbonila. Quando C11 é um estereocentro, ele é, de preferência, um centro R.
De preferência, apenas um de R1'/R2' juntos ou R3'/R4 juntos representam carbonila.
Exemplos representativos de compostos preferidos da invenção são mostrados na figura 1. Compostos particularmente preferidos são os compostos números 1, 2, 9, 11, 12, 13, 14, 15, 16, 17, 18, 21 e 22, especialmente os compostos números 1,2,9, 11, 12, 13, 14, 21 e 22, por exemplo, compostos números 1 e 11.
Outros compostos preferidos são aqueles nos quais o grupo C16 carbóxi é convertido em dimetiletilamida. Compostos nos quais o mesmo grupo carbóxi é convertido em um grupo metila são também preferidos. Compostos especialmente preferidos incluem aqueles com uma das alterações em C16 acima, bem como alterações na região de poliol (C5-C11).
Conforme mencionado acima, os compostos da invenção podem tomar a forma de sais farmaceuticamente aceitáveis. Tais sais incluem sais de adição de ácido com ácidos orgânicos ou inorgânicos fisiologicamente aceitáveis. Exemplos de ácidos adequados para a formação de tais sais incluem acético, aspártico, benzenossulfônico, benzoico, bicarbônico, bissulfúrico, bitartárico, butírico, edetato de cálcio, cansilaico, carbônico, clorobenzóico, cítrico, edético, edisilaico, estólico, esila, esilaico, fórmico, fumárico, glucéptico, glucônico, glutâmico, glicolilarsanílico, hexâmico, hexil-resorcinóico, hidrabâmico, bromídrico, clorídrico, iodídrico, hidroxinaftóico, isetiônico, láctico, lactobiônico, maleico, málico, malônico, mandélico, metanossulfônico, metilnítrico, metil-sulfúrico, múcico, mucônico, napsilaico, nítrico, oxálico, p-nitrometano-sulfônico, pamoico, pantotênico, fosfórico, monohidrogeno fosfórico, di-hidrogeno fosfórico, ftálico, poligalacturônico, propiônico, salicílico, esteárico, succínico, sulfâmico, sulfanílico, sulfônico, sulfúrico, tânico, tartárico, teóclico e toluenossulfônico. Sais de glutamato são especialmente preferidos. Alternativamente, sais podem ser formados com bases. Exemplos de bases adequadas para a formação de tais sais incluem aminas pri19 márias, secundárias e terciárias, aminas substituídas, incluindo aminas substituídas que ocorrem naturalmente, aminas cíclicas, arginina, betaina, cafeína, colina, Ν,Ν-dibenziletilenodiamina, dietilamina, 2-dietilaminoetanol, 2-dimetilaminoetanol, etanolamina, etilenodiamina, N-etilmorfolina, N-etilpiperidina, 5 glucamina, glicosamina, histidina, hidrabamina, isopropilamina, lisina, metilglucamina, morfolina, piperazina, piperidina, resinas de poliamina, procaína, purinas, teobromo, trietilamina, trimetilamina e tripropilamina. Os sais farmaceuticamente aceitáveis podem estar na forma hidratada. Procedimentos para conversão de compostos da fórmula I em tais sais são convencionais 10 na técnica.
Compostos altamente preferidos da invenção podem ser derivados dos seguintes esqueletos (onde o grupo COOH sobre a posição 16 ou o grupo amino é funcionalizado conforme desejado, por exemplo, onde COOH é substituído por R7). Note que, em geral, átomos de hidrogênio não são 15 extraídos desses esqueletos. Será apreciado que esses ainda estão presentes (isto é, para formar grupos hidroxila sobre os átomos -O):
B1

B2 (onde o grupo COOH sobre a posição 16 ou grupo N é funcionalizado)

Β3

Β5

Β6

Β7

Composto 1 (dos Exemplos)


Será apreciado que existe uma série de variáveis nos compostos da invenção. Para evitar dúvida, espera-se que cada definição de uma variável seja considerada divulgada em relação a todas as definições de outras variáveis no pedido. Em particular, portanto, opções preferidas para cada 10 variável podem ser combinadas com opções menos preferidas e preferidas para qualquer outra variável.
Os compostos da invenção podem ser preparados usando procedimentos conhecidos na técnica, incluindo química sintética convencional, manipulação genética ou uma combinação dos mesmos.
Conforme mencionado acima, um aspecto da presente invenção proporciona um processo para fabricação de compostos conforme aqui an22 tes descrito compreendendo:
(i) modificação de um agrupamento gênico que codifica o sistema de sintase de policetídeo responsável pela síntese de nistatina para produzir um derivado de nistatina tendo uma ligação dupla entre C28 e C29; e (ii) adicionalmente, modificação do referido agrupamento gênico para produzir um derivado de nistatina o qual é ainda modificado em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou no grupo amino da micosamina ou (iii) modificação do derivado resultante em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou ao grupo amino da micosamina através de uma reação química.
Um processo preferido da invenção compreende as etapas (i) e (ii), isto é, modificação de um agrupamento gênico que codifica o sistema de sintase de policetídeo responsável pela síntese de nistatina para produzir um derivado de nistatina tendo uma ligação dupla entre C28 e C29 e uma outra modificação, com relação à nistatina, em uma ou mais das posições C5, C7, C9, C10, C11, C16 ou no grupo amino da micosamina (por exemplo, em uma ou mais das posições C5, C9, C10 ou C16).
Um segundo processo preferido da invenção compreende as etapas (i) e (iii).
Modificação de um agrupamento gênico que codifica o sistema de sintase de policetídeo responsável pela síntese de nistatina pode ser realizada de acordo com procedimentos convencionais, por exemplo, conforme descrito no WO01/59126. O agrupamento gênico de sintase de policetídeo de nistatina codifica uma série de unidades repetidas (módulos), cada uma das quais é responsável por um dos ciclos de condensação na síntese de uma cadeia de policetídeo. Há um módulo de carregamento (nysA) o qual determina a natureza da unidade unidade inicial (ácido carboxilico) para início da síntese de cadeia de policetídeo e 18 módulos de extensão os quais incorporam (condensam sobre a cadeia) outras unidades extensoras (os próximos ácidos carboxílicos os quais são adicionados à cadeia). Cada um de tais módulos, assim, codifica uma série de atividades enzimáticas (por exemplo, enzimas) as quais resultam na síntese da molécula; o módulo contém domínios os quais codificam separadamente tais atividades. Assim, um módulo pode, tipicamente, compreender um domínio de acetiltransferase (AT), um domínio de proteína transportadora de acila (ACP) e um domínio 5 de sintase de β-cetoacila (KS) para síntese e extensão (domínios de cetoreductase (KR), de-hidratase (DH) e reductase de enoíla (ER) os quais determinam o estado reduzido da unidade inicial/extensora incorporada. O agrupamento gênico ainda contém genes (ou redes de leitura aberta, ORFs) que codificam outras enzimas (ou atividades enzimáticas) envolvidas na bi10 ossíntese de nistatina. Assim, uma tioesterase (TE) pode permitir a liberação do policetídeo da PKS. Ainda, os genes ou sequências gênicas no agrupamento gênico podem codificar enzimas ou atividades enzimáticas as quais podem modificar a molécula sintetizada (cadeia de policetídeo) adicionalmente, por exemplo, através de hidroxilação, por exemplo, mono-oxigenases 15 (por exemplo, nysN ou nysLj ou através de glicosilação (por exemplo, atividade de glucuronosil transferase, por exemplo, nys Dl).
Assim, módulos e/ou domínios do agrupamento gênico PKS podem ser modificados, por exemplo, através de inserção, deleção ou inativação ou através de substituição de um domínio ou módulo ou através de mu20 tação de um domínio ou módulo para alterar sua atividade. Assim, o número de módulos e/ou domínios pode ser modificado ou eles podem ser alterados para mudar sua atividade. Outros genes ou sequências gênicas que codificam outras atividades enzimáticas, por exemplo, mono-oxigenase ou glicosil transferase, também podem ser modificadas. Tipicamente, os domínios re25 dutivos (por exemplo, ER, DH e/ou KR) podem ser modificados (por exemplo, inativados) em um ou mais módulos ou sequências gênicas que codificam as atividades de mono-oxigenase (por exemplo, NysL, NysN) podem ser modificadas (por exemplo, inativadas).
A ligação dupla entre C28 e C29 pode, por exemplo, ser introdu30 zida através de inativação dos domínios de ER no módulo 5 da sintase de policetídeo, conforme descrito no Exemplo 2 do WO01/59126.
Outras modificações com relação à nistatina, por exemplo, em uma ou mais posições C5, C9, C10 ou C16, podem ser introduzidas através de outras modificações no agrupamento gênico que codifica o sistema de sintase de policetídeo. Quando outras modificações no agrupamento gênico são feitas, elas produzem, de preferência, uma modificação com relação a 5 uma ou mais das posições C5, C9, C10 ou C16.
Modificação da estrutura de nistatina em C5 pode ser feita através de inativação do domínio de ceto-reductase no módulo 17 da sintase de policetídeo de nistatina, por exemplo, através do método descrito nos exemplos.
Modificação da estrutura de nistatina em C9 pode ser feita através 10 de inativação do domínio de ceto-reductase no módulo 15 da sintase de policetídeo de nistatina, por exemplo, através do método descrito nos exemplos.
Modificação da estrutura de nistatina em C10 pode ser feita através de inativação do gene para mono-oxigenase de NysL responsável pela hidroxilação em C10, por exemplo, através do método descrito nos e15 xemplos.
Modificação da estrutura de nistatina em C7 pode ser feita através de inativação de domínios KR16.
Modificação da estrutura de nistatina em C11 pode ser feita através de inativação de domínios KR14.
Modificação da estrutura de nistatina em C16 pode ser feita através de inativação de genes que codificam mono-oxigenase P540 nysN, por exemplo, através do método descrito nos exemplos.
Outra modificação dos compostos resultante da etapa (i) e opcionalmente da etapa (ii) em uma ou mais posições C5, C7, C9, C10, C11, 25 C16 ou no grupo amino da micosamina através de reação química pode ser realizada através de qualquer procedimento conhecido. Química com grupo de proteção convencional pode também ser empregada, sempre que necessário. Quando outras modificações são introduzidas através de reação química, elas produzem, de preferência, uma modificação com relação à nista30 tina na posição C16 e/ou no grupo amino da micosamina.
Uma reação química preferida é a formação de amida em C16. Conversão do grupo COOH da nistatina a uma amida pode ser realizada através de reação do derivado de nistatina com a amina apropriada, opcionalmente na presença de agente de ativação (por exemplo, PyBOP).
Outra reação química preferida é a alquilação redutiva no grupo amino da micosamina. Alquilação redutiva pode ser realizada através de re5 ação do derivado de nistatina com um aldeído apropriado para formar uma imina e redução da imina, de preferência in situ, através da adição de um agente de redução. Um agente de redução preferido é NaBH3CN.
Uma outra reação química preferida é a reação de Amadori no grupo amino da micosamina. A reação de Amadori pode ser realizada atra10 vés de reação do derivado de nistatina com (um) açúcar(es) de redução apropriado.
Um processo preferido da invenção proporciona compostos de fórmula (I), conforme aqui antes descrito. Em tais processos, modificações na posição C5 modificam R1 e/ou R2 com relação à nistatina, modificações 15 em C9 modificam R3 e/ou R4com relação à nistatina, modificações em C10 modificam R5 e/ou R6com relação à nistatina e modificações em C16 modificam R7 com relação à nistatina. Modificações no grupo amino da micosamina modificam R8 e R9 com relação à nistatina. Processos preferidos são aqueles que proporcionam R1-R9 especificado aqui como sendo preferidos 20 com relação aos compostos de fórmula I.
Os compostos podem ainda ser purificados através de qualquer técnica convencional, por exemplo, cristalização, cromatografia, etc. Os compostos de fórmula I da invenção contêm uma série de centros quirais e, como tal, existem em diferentes formas estereoisoméricas. Compostos parti25 cularmente preferidos são mostrados na figura 1.
Os compostos da invenção podem ser usados em uma ampla variedade de aplicações para inibir o crescimento ou matar fungos. Por exemplo, os compostos da invenção podem ser usados como desinfetantes ou como conservantes (por exemplo, em gêneros alimentícios e cosméti30 cos). Uso dos compostos da invenção como um desinfetante ou como um conservante forma um outro aspecto da invenção.
Para uso como um desinfetante ou conservante, os compostos da invenção podem ser usados isoladamente ou em combinação com outros agentes antifúngicos e/ou anti-bacterianos. Os compostos podem ser usados per se ou, mais preferivelmente, em mistura com um veículo, diluente ou excipiente.
Os compostos da invenção são particularmente adequados ao tratamento ou prevenção de infecções fúngicas. Os compostos e composições farmacêuticas da invenção são especialmente adequados para o tratamento ou prevenção de infecções fúngicas de áreas internas e externas do corpo. Exemplos de áreas do corpo que podem ser tratadas incluem a pele, boca, vagina e trato gastrointestinal. Os compostos e composições são particularmente adequados para o tratamento de infecções fúngicas invasivas (por exemplo, sistêmicas).
Os compostos da invenção têm, idealmente, um amplo espectro de atividade, mas são especialmente adequados ao tratamento de infecções fúngicas causadas por espécies Candida, Cryptococcus, Aspergillus, Colletotrichum, Geotrichum, Hormonema, Lecythophora, Paecilomyces, Penicillium, Rhodotorula, Fusarium, Saccharomyces, Trichoderma, Trichophyton e Scopularilopsis, especialmente espécies Candida e Cryptococcus (por exemplo, espécies Candida).
Para uso em tal tratamento, os compostos podem ser formulados como composições farmacêuticas de qualquer maneira convencional com um ou mais veículos, excipientes e/ou diluentes. A formulação farmacêutica específica dependerá do modo desejado de administração e será prontamente determinada por aqueles habilitados na técnica. Exemplos de veículos, excipientes e diluentes adequados incluem água, etanol, glicerol, polietileno glicol, cloreto de sódio, deoxicolato de sódio, açúcares (por exemplo, glicose, sacarose ou lactose), amidos (por exemplo, amido de milho ou amido de batata), celulose microcristalina, gomas (por exemplo, goma tragacanto), sorbitol, manitol, xilitol, estearato de magnésio, polivinilpirrolidona, ácidos graxos (por exemplo, ácido esteárico), gorduras, ceras, carbonato de cálcio, cloreto de cálcio e ácido cítrico.
Tais composições farmacêuticas podem, adicionalmente, compreender um ou mais agentes de umedecimento, agentes adoçantes (por exemplo, um açúcar, aspartame ou sacarina), agentes de lubrificação, agentes de estabilização, agentes de emulsificação, agentes de suspensão, agentes conservantes, agentes flavorizantes (por exemplo, baunilha, óleo de hortelã-pimenta ou um aroma de frutas) e/ou intensificadores de absorção.
Os compostos da invenção podem, se desejado, ser coadministrados com outras substâncias farmaceuticamente ativas (por exemplo, uma, duas ou três). Uma vantagem associada ao uso de uma combinação dos compostos da invenção e outra(s) substância(s) ativa(s) é que ela pode aumentar o espectro de doenças para as quais a composição é adequada para uso como um medicamento. Adicional ou alternativamente, uma diminuição da dose do composto da invenção e/ou da(s) outra(s) substância(s) ativa(s) podem, vantajosamente, ser obtida. Isso é particularmente vantajoso quando essa outra substância ativa está associada a efeitos colaterais conhecidos.
Substâncias ativas adicionais as quais podem ser usadas em composições da invenção incluem outros agentes antifúngicos e antibióticos. Agentes antifúngicos representativos são azóis e equinocandinas. Antibióticos representativos incluem demeclociclina, acetonida de triamcinolona, sulfato de neomicina, gramicidina, oxotetraciclina e eritromicina.
Composições farmacêuticas usadas de acordo com a invenção podem ser administradas oralmente, retalmente (por exemplo, usando um supositório), topicamente ou sistemicamente. A via escolhida dependerá, por exemplo, da doença e/ou do indivíduo a ser tratado, embora composições para administração oral e sistêmica sejam preferidas. Composições para administração sistêmica são particularmente preferidas.
As composições podem ser apresentadas em qualquer forma adaptada para uso na via de administração selecionada. Formas adequadas para administração oral incluem, por exemplo, comprimidos planos ou revestidos, comprimidos com liberação sustentada, comprimidos mastigáveis, cápsulas macias, suspensões e xaropes. Formas preferidas para uso de acordo com a invenção são comprimidos, suspensões e xaropes, particularmente comprimidos.
Formas adequadas para administração sistêmica podem, por exemplo, ser formulações para injeção intradérmica, intraperitoneal ou intravenosa. Formulações para injeção intravenosa são particularmente preferidas.
Formas adaptadas para administração tópica incluem composições para administração à pele e mucosa (por exemplo, géis, creme, sprays, 5 loções, pomadas e aerossóis). Os compostos também podem ser formulados em composições retais ou vaginais, tais como supositórios ou enemas de retenção.
A quantidade do composto da invenção a ser usado em qualquer aplicação será prontamente determinada por aqueles habilitados na técnica.
Por exemplo, para uso como um desinfetante ou conservante, a quantidade de composto que é requerida é aquela que inibe o crescimento ou é letal para um fungo-alvo. Embora a quantidade real dependa de um fungo-alvo e aplicação particular, para uso como um desinfetante ou conservante, os compostos da invenção são, tipicamente, usados em quantidades de 0,5 a 15 5% em peso, mais preferivelmente 1 a 3% em peso da solução ou material desinfetante a ser conservado.
Para uso para tratar infecções fúngicas, a quantidade do composto da invenção, bem como qualquer outra substância ativa opcional presente em mistura com o mesmo, pode ser prontamente determinada por a20 queles habilitados na técnica e dependerá de vários fatores, incluído a natureza de qualquer outra substância ativa opcional, o método de administração, a doença a ser tratada e o peso do indivíduo. Geralmente, contudo, os compostos da invenção podem ser usados em quantidades de 0,01-50% em peso da composição, de preferência 1 -20% em peso.
A invenção agora será descrita com referência aos exemplos não-limitativos a seguir e figuras, em que:
A figura 1 mostra a estrutura de uma série de compostos da invenção;
a figura 2 mostra UV-isoplotagens de S44HP e do extrato de 30 DMSO de mutantes com ER5 e NysN inativados que produzem o composto 1;
a figura 3 mostra o espectro por TOF do principal pico de polieno a partir do extrato de DMSO de mutantes com ER5 e NysN inativados. Picos com m/z = 980 e 1034 são referências internas;
a figura 4 mostra UV-isoplotagens de extratos de DMSO da cepa GG5073SP (cepa de referência) que produz S44HP e o mutante com ER5 e KR17 inativados que produz o composto 2;
a figura 5 mostra o espectro por TOF do principal pico de polieno a partir do extrato de DMSO do mutante com ER5 e KR17 inativados;
a figura 6 mostra UV-isoplotagens de extratos de DMSO da cepa GG5073SP (cepa de referência) que produz S44HP e o mutante ER5, KR17 e NysN inativados, que produz o composto 3;
a figura 7 mostra o espectro por TOF do principal pico de polieno a partir do extrato de DMSO do mutante com ER5, KR17 e NysN inativados. Picos com m/z = 980 e 1034 são referências internas;
a figura 8 mostra UV-isoplotagens de extratos de DMSO da cepa GG5073SP (cepa de referência) que produz S44HP e o mutante com ER5 e KR15 inativados que produz o composto 4; e a figura 9 mostra os resultados de uma testagem de atividade antifúngica sobre os compostos 1 e 11.
As figuras 10-16 são esquemas para o preparo dos vários compostos da invenção.
A figura 17 mostra os resultados de testagem in vivo de novos compostos da invenção em um modelo com camundongo neutropênico de candidíase disseminada.
EXEMPLOS
PREPARO DE COMPOSTOS
Os compostos listados na Tabela 1 foram preparados. A estereoquímica precisa de cada um desses compostos é mostrada na figura 1.
R5 R6

Tabela 1.
| cn ce | X | X | X | X | X | X | X | X | X | X | X | X | X | X | |
| CO CE | X | X | X | X | X | X | X | X | X | X | X | X | X | X | |
| X o o O | co X o | X o o o | m X o | X o o Q | X o CM X o CM X o X z o o | co X o X Z o o | CM X Z O o | 2 CO X o o o o 1 CM X o X o X Q X z O O | C0NHCH2C00Et | 2 CO X o O O o ^co X o X o X z o o | CM CO X o z CO CM X o X z O O | X O CO X o X z o o | 2 CO X o o o o X o CM X o X o X z o o | ||
| <o cr | X | X | X | X | X | X | X | X | X | X | X | X | X | X | |
| in d | X O | X o | X o | X o | X o | X o | X o | X o | X o | X O | X o | X O | X o | X o | |
| CE | X | X | X | X | o II | X | X | X | X | X | X | X | X | X | |
| CO CE | X | X | X | X | X | X | X | X | X | X | X | X | X | ||
| CM CE | X | X | o II | o II | X | X | X | X | X | X | X | X | X | X | |
| ΪΕ | X o | X o | X o | X o | X o | X O | X o | X O | X o | X o | X o | X o | |||
| Οχ 'T ω | - | CM | CO | in | <o | 00 | o | o | 7 | CM | CO |
Tabela 1. -continuação-
| σ> cc | I | X | X | X | X | X |
| CO cc | X | X | X | yry | ||
| rcc | ΣΓ Q CO X O O O O X o CM X o X o X z o o | X o s 0 .X | OCHN HO | X O O O | COOH | COOH |
| CO cc | X | X | X | X | X | X |
| in cc | HO | OH | OH | HO | HO | OH |
| cc | X | X | X | X | X | X |
| CO cc | X | X | X | X | X | X |
| CM CC | X | X | X | X | X | X |
| cc | HO | HO | HO | OH I | HO | HO |
| M- V | IO | CO | Γ- T“ | CO | σ> |
Tabela 1. -continuação-
| σ> X | CO CC II | X | CM X z CO CM X o | X | X | * x | * X | * X | * X | * X |
| CO CC | ó | CM X z CO ''cm x o | CM X z ω CM X o | 2 CM X z 1 ' CM X z CM X Q X O O O | X | X | X | X | X | X |
| b- CC | X O O O | X O O o | X o O O | X O O O | CM ‘‘‘‘co X o z CM CM X o X z O O | CO X O | CO X O | CM CO X o z CM CM X o X z o o | CM m X o z CM 'Ti X O X z o o | CO X O |
| <o CC | X | X | X | X | X | X | X | X | X | X |
| in tr | X o | X O | X O | X o | X | X | X | X | X o | X O |
| jj- | X | X | X | X | X | X | X | X | X | X |
| ω CC | X | X | X | X | X o | X | X o | X | X | X |
| CM CC | X | X | X | X | X | X | X | X | X | X |
| CC | X o | X O | X O | X o | X o | X o | X o | X o | X o | X o |
| o CM | CM | CM CM | CO CM | CXJ | m CM | CD CM | bCM | 00 CM | σ> CM |
o c5 E _CÜ J3 σ> φ Ό cõ « o E o o *
Síntese de S44HP
Esse composto foi preparado conforme descrito em Borgos S.E. e outros, Arch Microbiol. Abril de 2006; 185(3): 165-71.
Síntese de Compostos 1-4
Os compostos 1-4 foram preparados através de manipulação genética usando as seguintes combinações de mutações sítio-específicas no agrupamento gênico biossintético de nistatina (sequência - em Brautaset, T. e outros, Chem Biol. Junho de 2000; 7(6): 395-403: Composto 1 mutações em ER5 + NysN; Composto 2 mutações em ER5 + KR17;
Composto 3 mutações em ER5 + KR17 + NysN; Composto 4 mutações em ER5 + KR15.
O vetor de inativação de ER5, conforme descrito em Borgos S.E. e outros, Arch Microbiol. Abril de 2006; 185(3): 165-71, foi usado.
Os seguintes construtos foram criados e preparados pelo requerente:
NysN:
Vetores pSOK2Q1nysN4.1-CL346ST e pSOK2Q1nysN4.1-CL346AS para introdução de mutações CL346ST e CL346AS, respectivamente, em nysN
O fragmento Ncol/Xbal de 4,1 kb do clone lambda N95 recombinante (Brautaset, T. e outros, Chem Biol. Junho de 2000; 7(6): 395-403) foi clonado nos sítios correspondentes do plasmídeo pLITMUS28. A partir do construto resultante, todo o inserto de 4,1 kb foi excisado com EcoRI/Hindlll e clonado nos sítios correspondentes do pGEM11zf(+). A partir do plasmídeo resultante, denotado pGEM11nysN4.1, a região de 1,5 kb, incluindo o sítio ativo NysN, foi amplificada através de PCR usando os seguintes iniciadores:
conA-1F: 5’- ttttqaaTTCTTCAAGCCGATGAGCC-3’ (sentido) e conA-1R: 5’-ttttaaqctTGGTCGAACAGGTCCGG-3’ (antissentido).
Os iniciadores introduziram sítios EcoRI e Hindlll (sublinhados), os quais foram usados para clonar o fragmento de PCR obtido nos sítios correspondentes do pGEM11zf(+), proporcionando o plasmídeo pGEM11nysN1.5.
O último plasmídeo foi usado como um modelo para mutagênese sítiodirigida (usando o kit QuickChange, Stratagene), usando os seguintes oligonucleotídeos mutagênicos:
Mutação CL346ST:
CL346ST-F: 5’- CTACGGTGTCCACCAGTCGACGGGCCAGAACCTGGTGC-3’
CL346ST-R: 5’-GCACCAGGTTCTGGCCCGTCGACTGGTGGACACCGTAG-3, Mutação CL346AS:
CL346AS-F: 5’-TCGGCTACGGTGTCCACGCTAGCCTGGGCCAGAACCTGG-3, CL346AS-R: 5’-CCAGGTTCTGGCCCAGGCTAGCGTGGACACCGTAGCCGA-3’
Os nucleotídeos com mutação são indicados em negrito, enquanto que o novo sítio de restrição introduzido (Sall para a mutação CL346ST; Nhel para a mutação CL346AS) estão sublinhados nas sequências. As mutações foram identificadas através de análise por restrição com Sall ou Nhel e os insestos completos de vetores com mutação correta foram verificados através de sequenciamento de DNA. Os fragmentos FspAI/Bpu11021 de 1,3 kb com mutação dos plasmídeos resultantes foram usados para substituir o fragmento correspondente do plasmídeo pGM11nysN4.1, proporcionando os plasmídeos pGM11nysN4.1-CL346ST e pGM11nysN4.1-CL346AS. A partir dos últimos construtos, os insertos de 4,1 kb contendo genes nysN com mutação foram excisados com EcoRI/Hindlll e ligados na parte principal EcoRl/Hindlll de 3,1 kb do pSOK201, proporcionando os plasmídeos de inativação de nysN pSOK201nysN4.1-CL346ST e pSOK201nysN4.1-CL346AS.
Para inativação de nysN na cepa que produz o composto 1, o construto pSOK201nysN4.1-CL346ST foi usado. Para inativação de nysN na cepa que produz o composto 3, o construto pSOK201nysN4.1-CL346AS foi usado.
KR17:
Vetor pKR17m para introdução da mutação YA5145FE em KR17 de NvsJ
O fragmento PmlI/BamHI de 4,0 kb do plasmídeo pL98E (Brautaset, T. e outros, Chem Biol. Junho de 2000; 7(6): 395-403) foi excisado e ligado nos sítios Hincll/BamHI do vetor pGEM3zf(+), proporcionando o plasmídeo pBB4.0. Um fragmento de DNA de 1,5 kb, incluindo a região do sítio ativo KR17, foi amplificado por PCR a partir do pBB4.0 usando os seguintes iniciadores:
KR17-F: 5’-ttttctçiCAGGCCGCGGTGCGCGC-3’ (sentido) e KR17-R: 5’-TCCGGCATGGTCCGTGAAACC-3’ (antissentido)
O construto de PCR foi digerido terminalmente com Pstl (sítio de reconhecimento sublinhado no iniciador) e Saci (sítio de reconhecimento no fragmento de DNA amplificado) e o fragmento de 1,4 kb foi ligado nos sítios correspondentes do pLITMUS28. O plasmídeo resultante, pLIT1.4, foi usado como um modelo para mutagênese sítio-dirigida com os seguintes oligonucleotídeos mutagênicos:
KR17-mut1: 5’-GCCCCGGCCAGGGCAACTTCGAAGCCGGCAACACGTTCC-3’ KR17-mut2: 5’-GGAACGTGTTGCCGGCnÇGAAGTTGCCCTGGCCGGGGC-3’.
Nucleotídeos com mutação são indicados em negrito, enquanto que o novo sítio de restrição BstBI introduzido está sublinhado nas sequências. Mutação correta foi verificada através de digestão com BstBI e todo o inserto do plasmídeo com mutação foi verificado através de sequenciamento de DNA. A partir do plasmídeo resultante, pl_IT1.4m, o fragmento Bcll/Acclll de 1072 bp foi excisado e usado para substituir o fragmento correspondente do plasmídeo pBB4.0, proporcionando o plasmídeo pBB4.0m. Todo o inserto de 4,0 kb do pBB4.0m foi excisado com EcoRI + Hindlll e ligado junto com a parte principal EcoRI/Hindlll de 3,0 kb do plasmídeo pSOK201, proporcionando o vetor de inativação de KR17, pKR17m.
KR15:
Vetor pKR15m para introdução de mutação YA1888FE em KR15 de NysJ
O fragmento Kpnl/Pmll de 3,6 kb do pL20X (Brautaset, T. e outros, Chem Biol. Junho de 2000; 7(6): 395-403) foi excisado e ligado nos sítios Kpnl/Hincll do pGEM3zf(+), proporcionando o pKP3.6. O último plasmídeo foi usado como um modelo para a amplificação por PCR de um fragmento de DNA de 1,1 kb usando os seguintes iniciadores: KR15-F1: 5’-ttttgaaTTCCCGACGGCCTCTCCTACC-3’ (sentido) e
KR15-R1: 5’-ttttaaqCTTGCCGAGTCGGTTGCGC-3’ (antissentido)
O produto de PCR resultante foi terminalmente digerido com EcoRI/Hindlll (os sítios de restrição estão sublinhados nos iniciadores) e ligado nos sítios correspondentes do pLITMUS28, proporcionando o pLIEH1.1. O último plasmídeo serviu como um modelo para mutagênese sítio-dirigida usando os seguintes oligonucleotídeos mutagênicos:
mutKR15-1 F: 5’-CCGGGCCAGGCCAACTTCGAAGCCGGCAACACCTTCCTCG-3' mutKR15-1R: 5’-CGAGGAAGGTGTTGCCGGCTTCGAAGTTGGCCTGGCCCGG-3’
Nucleotídeos com mutação são mostrados em negrito e está sublinhado o novo sítio BstBI introduzido. Mutação correta foi verificada através de digestão com BstBI e todo o inserto do plasmídeo com mutação foi verificado através de sequenciamento de DNA. A partir do plasmídeo com mutação, o fragmento FspA1/Acclll de 1045 bp foi excisado e usado para substituir a região correspondente do pKP3.6, proporcionando o pKP3.6mut. Todo o inserto de 3,6 kb do pKP3.6mut foi, então, excisado com EcoRl/Hindlll e ligado com o fragmento EcoRI/Hindlll de 3,2 kb do pSOK201, proporcionando o vetor de inativação de KR15, pKR15m.
Introdução de vetores de substituição em cepas de S. noursei;
Todos os vetores de inativação construídos foram transformados em Escherichia coli ET12567 (pUZ8002) e as cepas recombinantes resultantes foram usadas para conjugação de vetores de inativação em cepas de S. noursei, conforme descrito previamente (Brautaset, T. e outros, Chem Biol. Junho de 2000; 7(6): 395-403):
- Verificação do 1 ° crossover através de Southern Blot + PCR
- Seleção de 2o candidatos de crossover (apramicina-sensível)
- Caracterização genética de 2o candidatos de crossover através de Southern blot + PCR
- Complementação dos 2o mutantes de crossover com pNAO (Brautaset e outros, 2000, Chem. Biol., 7: 395-403).
As cepas recombinantes complementadas foram submetidas à fermentação e a produção de moléculas correspondentes foi confirmada via análise por HPLC e MS-TOF.
Composto 1
Isoplotaqens por UV
Padrão S44HP e o extrato de DMSO do mutante de S. noursei com ER5 e NysN inativados são mostrados nas isoplotagens na figura 2. Isoplotaqens por LC-MS
Coluna: Zorbax SB-C18 de 2,1 x 100 mm, 3,5 gm (Agilent Technologies).
Fase móvel A: acetato de amônio a 10 mM (Riedel-de-Haèn #25006), pH não ajustado
Fase móvel B: acetonitrilo a 100% (Rathburn, grau para HPLC) Tempo %B
0,0027
6,5065
7,3065
7,4027
12,0027
Fluxo: 0,22 mL/min
Temperatura da coluna: Ambiente
Parâmetros TOF-MS:
lonização API-ES negativa
Gás de secagem: 10 l/min pressão do nebulizador: 275,79 KPa manométrica 40 psig
Temp. do gás de secagem: 350 °C
Tensão do capilar: 3000 V
Fragmentador: 200 V
Espectro por TOF-MS
O espectro por TOF-MS é mostrado na figura 3, em que os picos de m/z = 966, 980 e 1034 são referências de massa interna. O m/z teórico (íons negativos) do composto 1 (C47H75NO15) é de 892,5063. Esse m/z é observado com alta precisão e se correlaciona ao pico-UV de heptano. A perda de água (1 e 2 moléculas) durante ionização do composto 1 também proporciona picos de massa com Am/z = -18 e Am/z = -36, respectivamente.
Purificação através de LC preparativa
Purificação foi realizada sobre uma coluna preparativa de fase
| reversa. | Método preparativo: Coluna: Agilent Prep-C18 de 50 x 250 mm, 10 pm (Agilent Tech- |
| nologies). | Fase móvel A: acetato de amônio a 10 mM (Riedel-de-Haên |
#25006), pH ajustado para 4,0 com ácido acético (JT Baker #6002)
| Tempo 0,00 6,00 | Fase Móvel B: metanol a 100% (Lab-Scan, grau para HPLC) % B 78 78 |
| 6,20 | 100 |
| 11,00 | 100 |
| 11,20 | 78 |
Fluxo: 85 mL/min
Temperatura da coluna: Ambiente
Após purificação através de LC preparativa, foi mostrado que o composto 1 constitui > 97 % dos macrolídeos de polieno na amostra, conforme determinado através dos dados de UV e MS.
Método de LC-MS
Coluna: Zorbax Bonus-RP de 2,1 x 50 mm, 3,5 pm (Agilent Technologies).
Fase móvel A: acetato de amônio a 10 mM (Riedel-de-Haên #25006), pH ajustado para 4,0 com ácido acético (JT Baker #6002)
Fase móvel B: acetonitrilo a 100% (Rathburn, grau para HPLC) Tempo % B
0,0027
10,0053
10,1027
15,0027
Fluxo: 0,3 mL/min
Temperatura da coluna: Ambiente
Para polienos sem o grupo carboxila (principalmente composto 1), o método foi também realizado com bicarbonato de amônio a 20 mM (Fluka #09830), pH ajustado para 7,0 com ácido acético (JT Baker #6002) como fase móvel A, uma vez que o pH elevado proporcionou separação ligeiramente melhor entre polienos com e sem o grupo carboxila ionizável.
Parâmetros de MS:
lonização API-ES negativa gás de secagem: 12 l/min pressão do nebulizador: 241,3 KPa manométrico (35 psig)
Temp. do gás de secagem: 350 °C
Tensão do capilar: 3000 V
Composto 2
Isoplotaoens por UV
Os extratos de DMSO da cepa GG5073SP (que produz S44HP) e o mutante com domínios ER5 e KR17 inativados são mostrados nas isoplotagens na figura 4.
Método de LC-MS e parâmetros de TOF-MS: mesmo conforme para o composto 1.
Dados de TOF-MS
O espectro por TOF-MS é mostrado na figura 5. O m/z teórico (íons negativos) do composto 2 (C4?H71NOi7) é de 920,4649. Esse m/z é observado com precisão aceitável (erro de < 3 ppm) e se correlaciona com o pico-UV de heptaeno.
Purificação através de LC preparativa
Purificação foi realizada sobre uma coluna preparativa de fase reversa.
Método Preparativo:
Coluna: Agilent Prep-C18 de 50 x 250 mm, 10 grn (Agilent Technologies).
Fase móvel A: acetato de amônio a 10 mM (Riedel-de-Haèn #25006), pH ajustado para 4,0 com ácido acético (JT Baker #6002)
Fase móvel B: metanol a 100% (Lab-Scan, grau para HPLC) Tempo %B
0,0070
15,0070
15.20100
19,00100
19.2070
22,0070
Fluxo: 100 mL/min
Temperatura da coluna: Ambiente
Após purificação através de LC preparativa, foi mostrado que o composto 2 constitui > 95,2 % de macrolídeos de polieno na amostra, conforme determinado através dos dados de UV e MS.
Método de LC-MS: mesmo conforme para o composto 1. Composto 3
Isoplotaqens por UV
Os extratos de DMSO da cepa GG5073SP (que produz S44HP) e do mutante com domínios ER5 e KR17 inativados e NysN inativado são mostrados nas isoplotagens na figura 6.
Método de LC-MS:
Coluna: Zorbax Bonus-RP de 2,1 x 50 mm, 3,5 pm (Agilent Technologies).
Fase móvel A: acetato de amônio a 10 mM (Riedel-de-Haên #25006), pH ajustado para 4,0 com ácido acético (JT Baker #6002)
| Fase móvel B: acetonitrilo a 100% (Rathburn, grau para HPLC) | |
| Tempo | % B |
| 0,00 | 27 |
| 6,50 | 65 |
| 7,30 | 65 |
| 7,40 | 27 |
| 12,0 | 27 |
Fluxo: 0,3 mL/min
Temperatura da coluna: Ambiente
Parâmetros de TOF-MS: mesmo conforme para o composto 1
O espectro por TOF-MS é mostrado na figura 7, em que os picos de m/z = 980 e 1034 são referências de massa interna. O m/z teórico (íons negativos) do composto 3 (C47H73NO15) é de 890,4907. Esse m/z é observado com alta precisão (veja espectro de massa) e se correlaciona bem com o pico-UV de heptaeno. A perda de água (1 e 2 moléculas) durante ionização do composto 3 também proporciona também picos de massa com Διτι/ζ = -18 e Δπί/ζ = -36, respectivamente. Também, 0 análogo carboxilado (com m/z = 920,4644 no espectro por MS mostrado) mostra um grau significativo de coeluição cromatográfica. Sabe-se que compostos carboxilados têm eficiência de ionização significativamente maior no modo de MS negativo, de modo que quantificação relativa não deverá ser baseada nas intensidades de sinal do espectro de MS mostrado.
Composto 4
Isoplotaoens por UV
Os extratos de DMSO da cepa GG5073SP (que produz S44HP) e do mutante com domínios ER5 e KR15 inativados são mostrados nas isoplotagens na figura 8.
Método de LC-MS: mesmo conforme para o composto 3.
Síntese de Compostos 5-23
Geral
As reações foram monitoradas através de TLC sobre lâminas de Sílica-gel 60F254 da Merck em um sistema de solvente de CI3:MeOH:H2O: HCOOH. (13:6:1:0,1). A pureza dos produtos resultantes foi determinada através de HPLC e era de 80-90%. HPLC de fase reversa analítica foi realizada sobre um instrumento de HPLC Shimadzu da série LC 10 sobre uma coluna Kromasil 100-C18 (4 x 250 mm, tamanho de partícula 6 pm) em um volume de injeção de 20 pL e um comprimento de onda 408 nm. O sistema de solvente compreendia H3PO4 a 0,01 M em um pH de 2,6 e acetonitrilo. A proporção de acetonitrilo variava de 30 a 70% durante 30 min, com uma taxa de fluxo de 1,0 mL/min.
Síntese de Compostos 5-16
A uma mistura de S44HP (18 mg, 0,02 mmol) e 0,06 mmol do cloridrato de amina apropriado dissolvido em 0,3 mL de DMSO foi adicionado, aos poucos, Et3N para ajustar o pH para 8-8,5 e, após o que, durante 15 minutos, 0,03 mmol de reagente PyBOP. A mistura de reação foi agitada em temperatura ambiente durante 1 hora. Subsequente adição de éter dietílico (~3 mL) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (3 mL x 2). Após a adição de 5 mL de acetona a esse óleo, um precipitado amarelo de amida foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo. Todas as amostras foram obtidas em rendimentos de mais de 90%. Os dados analíticos para esses compostos são resumidos na Tabela 2 abaixo.
Síntese de Compostos 17-19
O monossacarídeo (D-glicose ou D-galactose) ou dissacarídeo (lactose) apropriado (0,086 mmol) foi adicionado a uma solução de S44HP (40 mg, 0,043 mmol) em DMF (2 mL). A mistura de reação foi mantida a 37°C durante 20 horas e, então, a solução foi adicionada gota a gota a éter dietílico (50 mL). O precipitado resultante foi filtrado, lavado com éter dietílico e seco. O precipitado amarelo obtido foi purificado através de cromatografia rápida (CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1)). Frações contendo o composto desejado foram coletadas e a solução foi concentrada. A adição de éter dietílico, então, proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo. Todas as amostras foram obtidas em rendimentos de 40-45%. Os dados analíticos para esses compostos são resumidos na Tabela 2 abaixo.
Síntese de Composto 20
A uma solução de 4-N,N-dimetilaminobenzaldeído (0,065 mmol) e S44HP (20 mg, 0,022 mmol) em DMF (2 mL) foi adicionado NaBH3CN (4,1 mg, 0,065 mmol). A mistura de reação foi mantida a 37°C durante 20 h. A adição de éter dietílico (10 mL) levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (10 mL x 2). Um precipitado amarelo foi formado após a adição de acetona (10 mL). O precipitado foi filtrado, lavado com éter dietílico e seco. O sólido obtido foi purificado através de cromatografia rápida (CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1)) sobre sílica-gel da Merck para cromatografia em coluna (0,040 - 0,063 mm). Frações contendo o composto desejado foram coletadas, a solução foi concentrada e a adição de éter dietílico proporcionou um precipitado amarelo o qual foi filtrado, lavado com éter dietílico e seco in vacuo.
Síntese de Compostos 21 e 22
A uma solução de N-(9-fluorenilmetoxicarbonil)-3-aminopropionaldeído (160 mg, 0,054 mmol) e S44HP (100 mg, 0,011 mmol) em DMF (3 mL) foi adicionado NaBH3CN (34 mg, 0,054 mmol). A mistura de reação foi mantida a 37°C durante 20 horas e, então, adicionada gota a gota a éter dietílico (200 mL). O precipitado amarelo da mistura de compostos foi filtrado e os compostos individuais foram separados e purificados através de cromatografia rápida sobre Sílica-gel da Merck para cromatografia em coluna (0,040 - 0,063 mm) em um sistema de gradiente linear CHCI3: MeOH:HCOOH (3:1:0,01) δ CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1) para proporcionar N-[N(9-fluorenilmetóxicarbonil)-3-aminopropil]-S44HP e N,N-di-[N-(9-fluorenilmetoxicarbonil)-3-aminopropil]-S44HP como sólidos amarelos.
A uma solução de N-[N-(9-fluorenilmetóxicarbonil)-3-aminopropil] -S44HP ou N,N-di-[N-(9-fluorenilmetoxicarbonil)-3-aminopropil]-S44HP em DMSO (3 mL), piperidina (0,1 mL) foi adicionada. Após 2 h em temperatura ambiente, éter dietílico (~7 mL) foi adicionado e um resíduo oleoso se formou, o qual foi agitado sucessivamente com éter dietílico (7 mL x 2). Adição de acetona (10 mL) proporcionou um precipitado amarelo de composto 21 ou composto 22, o qual foi filtrado, lavado com éter dietílico e seco in vacuo. Os dados analíticos para os compostos 21 e 22 resultantes são resumidos na Tabela 2 abaixo.
Síntese de Composto 23
A uma solução de S44HP (100 mg, 0,11 mmol) em DMF seca (2 mL), N-oxi-succinimida éster de N^M-di-ÍO-fluorenilmetoxicarboniO-L-lisina (221 mg, 0,33 mmol) e Et3N (15,3 μΙ, 0,11 mmol) foram adicionados. A mistura de reação foi mantida a 37°C durante 1 h, então, H2O (5 mL) foi adiciona44 do. A mistura foi extraída com n-BuOH (3x5 mL). As frações orgânicas foram combinadas e lavadas com HCI a 0,01 N (1 x 5 mL) e H2O (3x5 mL). A solução foi concentrada e a adição de éter dietílico proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e purificado através de cromatografia rápida sobre sílica-gel (CHCl3:MeOH:H2O:HCOOH (13:4: 0,5:0,01)). Frações contendo o composto desejado foram coletadas, a solução foi concentrada e a adição de éter dietílico proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo.
Ao sólido amarelo isolado (30 mg) em DMSO (3 mL), piperidina (0,1 mL) foi adicionada. Após 2 h em temperatura ambiente, éter dietílico (~7 mL) foi adicionado, um resíduo oleoso se formou e foi agitado sucessivamente com éter dietílico (7 mL x 2). Adição de acetona (10 mL) proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo.
Tabela 2. TLC (Rf), HPLC (Rt), espectros de massa por MALDI e dados de solubilidade para os compostos 5-23
| Fórmula molecular | Rf* | Rt** | Massa exata por MALDI MS | Solubilidade em água | ||
| Calculado | Encontrado [M+Na]+ | |||||
| 5 | C49H78N2O17 | 0,30 | 10,71 | 966,15 | 989,70 | + |
| 6 | C48H76N2O16 | 0,38 | 11,60 | 936,52 | 959,69 | + |
| 7 | C49H78N2O17 | 0,27 | 11,52 | 922,50 | 923,07## | |
| 8 | C48H76N2O16 | 0,62 | 16,83 | 1036,57 | 1058,15 | |
| 9 | C57H8gN2Oi6 | 0,47 | 14,33 | 1008,54 | 1032,09 | + |
| 10 | C51H80N2O18 | 0,37 | 13,47 | 1008,54 | 1031,99 | |
| 11 | C52H85N3O16 | 0,14 | 7,65 | 1007,59 | 1008,60## | + |
| 12 | C50H80N2O17 | 0,38 | 10,86 | 980,55 | 981,55## | + |
| 13 | CsiHgol^Oig | 0,58 | 11,55 | 1024,54 | 1025,57## | + |
| 14 | CõlHgol^Oig | 0,58, 0,54 | 12,66, 13,22 | 1024,54 | 1025,48## | + |
| 15 | C53H85N3O17 | 0,55 | 7,43 | 1035,59 | 1059,16 | + |
| 16 | C53H84N2O2I | 0,12 | 9,35 | 1084,56 | 1085,48## | ± |
| Fórmula molecular | Rf* | Rt** | Massa exata por MALDI MS | Solubilidade em água | ||
| Calculado | Encontrado [M+Na]+ | |||||
| 17 | C53H83NO22 | 0,22 | 11,54 | 1085,54 | 1109,15 | ± |
| 18 | C53H83NO22 | 0,22 | 13,98# | 1085,54 | 1109,00 | ± |
| 19 | C59H93NO27 | 0,16 | 11,64 | 1247,59 | 1271,12 | ± |
| 20 | C65H95N3O17 | 0,63 | 14,35 | 1189,67 | 1212,72 | |
| 21 | CsoHgoN20l7 | 0,14 | 9,78 | 980,55 | 981,58 | ± |
| 22 | C53H87N3O17 | 0,09 | 7,40 | 1037,60 | 1038,54 | ± |
| 23 | C53H85N3O18 | 0,06 | 7,70 | 1051,58 | 1052,65 | + |
*TLC sobre lâminas 60F254 de Sílica-gel da Merck em sistema de solventes CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1).
**HPLC foi realizada em um instrumento de HPLC Shimadzu da série LC 10 sobre uma coluna Kromasil 100-C18 (4 x 250 mm, tamanho de partícula de 5 6 pm) em um volume de injeção de 20 pL e um comprimento de onda de 408 nm. O sistema compreendia 0,01 M de H3PO4 a 0,01 M em um pH de 2,6 e acetonitrilo. A proporção de acetonitrilo variava de 30 a 70% durante 30 min, com taxa de fluxo de 1,0 mL/min.
#Sistema de HPLC isocrático - MeCN a 35%.
##[M+H]+1
Solubilidade em água: + solubilidade em água, ± dificilmente solúvel, - insolúvel
Seguindo os princípios sintéticos apresentados acima ou abaixo, os compostos 24 a 29 foram também sintetizados. Além disso, os outros 15 compostos a seguir foram preparados baseado nos protocolos sintéticos apresentados nas figuras 10-16 e esquemas nas mesmas e na descrição a qual segue.

Tabela 3
| Ns | r7 | Re.Rg |
| Derivados di-substituídos de S44HP | ||
| 30 | CONHCH2CH2CH2NMe2 | U'. „ (frutopiranosila) |
| 31 | CONHCH2CH2CH2NMe2 | Zho 9H , | | (tagatopiranosila) |
| 32 | CONHCH2CH2CH2NMe2 | CH2C6H4NMe2-p, H |
| 33 | CONHCH2CH2CH2NMe2 | COCH[(CH2)4NH2]NH2, H (L-lisila) |
| 34 | CONHCH2CH2CH2NMe2 | COCH2NMe2, H (Ν,Ν-di-Me-glicila) |
| 35 | CONHCH2CH2CH2NMe2 | COC6H4CH2NH2-p, H |
| 36 | CONHCH2CH2CH2OH | </„ (frutopiranosila) |
| 37 | conhch2ch2ch2oh | CH2C6H4NMe2-p, H |
| 38 | conhch2ch2ch2oh | COCH[(CH2)4NH2]NH2, H (L-Lys) |
| 39 | conhch2ch2ch2oh | COCH2NMe2, H (N,N-di-Me-glycila) |
| 40 | conhch2ch2ch2oh | COC6H4CH2NH2-p, h |
| 41 | CONHCH2CH2NMe2 | (frutopiranosila) |
| 42 | CONHCH2CH2NMe2 | , H (tagatopiranosila) |
| N° | r7 | RejRç |
| 43 | CONHCH2CH2NMe2 | CH2C6H4NMe2-p, H |
| 44 | CONHCH2CH2NMe2 | COCH[(CH2)4NH2]NH2) H (L-lisila) |
| 45 | CONHCH2CH2NMe2 | COCH2NMe2, H (Ν,Ν-di-Me-glicila) |
| 46 | CONHCH2CH2NMe2 | COC6H4CH2NH2-p, h |
| 47 | COOH | COC6H4CH2NH2-P, H |
| 48 | CONHCH2CH2NMe2 | Η, H |
| 49 | ch3 | ON W,H (frutopiranosila) |
| 50 | ch3 | CH2C6H4NMe2-p, H |
| 51 | ch3 | COCH[(CH2)4NH2]NH2i H (L-lisila) |
| 52 | ch3 | (CH2)3NH2, (CH2)3NH2 |
| 53 | ch3 | H,H - cloridrato |
| 54 | ch3 | H,H - D-glutamato |
| 55 | ch3 | H,H - L aspartato |
| 56 | ch3 | H,H - metil-sulfonato |
| 57 | ch3 | H,H - dicloroacetato |
O Composto 28 é ο sal de glutamato do composto 48.
Tabela 4. Propriedades dos derivados de S44HP e Composto 1: TLC (Rf), HPLC (Rt), espectros de massa por MALDI e dados de solubilidade
| Solubilidade em água | Derivados di-substituídos de S44HP | + | + | I | +l | + | I | +1 | 1 | + | +1 | 1 |
| Massa exata por MALDI MS | Encontrado [M+Na]+ | CO CD cm O) t— | bxr cm CD | LO CD co CD | CO b·^ oo LO T“ Ύ“ | M LO T“ | 41: ’Φ LO | 00 LO_ LO CD | co co co | 4t CT> Μ cd O T“ | £ CD O o bO | bLO co co |
| Calculado [M+Na]+ | LO CD σ> CD | LO CD σ> CD | CO C0~ o T“ | CD CD LO CO | LO CD cm CD O | 00 CD o 't | CD cm M r~ | co CD co | Ό CD oo O | O CD m CD o | co C0_ co | |
| Rt** (sistemas: A, B,C,D,E) _ | m bo_ n· ΊΓ | < CM cm | m 00 b» •M- CM | < CO CT> cd | < CD •'T | < 00 σ> | < CM cm co | < LO CM oo | O O in oo | < o co | < co CD 't | |
| Rf* (sistemas: I, II, III,IV) | > b. LO o | CO LO o | LO LO o | CM o o | O CM o | δ ο | > b- LO o | CO LO o | CM o o | rΌ o | CM O | |
| Fórmula molecular | CN O CO z LO σ> T CO LO O | CN O CO z LO cd T CO LO O | CD õ Z CD CD T T“ CD O | bó m Z bo T CO lO O | b- ó z CN cd T CD in O | b- ó Tf z CN CD ΞΕ o CD O | CN CN O ~z. CD CO T CD LO O | b·. õ CN z o cd T cd LO o | CO ó z CN CD T CD lO O | 00 o CO z CO X s o | CO õ co z b- 00 T co ιο O | |
| Compostos Nq | o CO | T CO | CM CO | CO CO | CO | in co | CD CO | bco | 00 co | σ> co | o |
Tabela 4. -continuação-
| Solubilidade em água | Derivados di-substituídos de S44HP | + | + | I | + | +l | I | Derivados mono-substituídos de S44HP | I | +l | Derivados mono-substituídos de Composto 1 | +l | I |
| Massa exata por MALDI MS | Encontrado [M+Na]+ | 1178,55 | * r- CD LO t— | 1149,57 | 1122,49* | 1079,41* | 1149,56 | 1079,44 | 1016,58 | * * σ> CO o CD o | 1049,49 | ||
| Calculado [M+Na]+ | 1155,63 | 1155,63 | 1126,67 | 1121,67 | 1078,63 | 1126,63 | 1056,54 | 993,61 | 1055,57 | 1026,60 | |||
| Rt** (sistemas: A, B,C,D,E) | 14,92 (D) | 11,00 (A) | 14,69 (A) | 9,93 (A) | 11,43 (A) | 12,10 (A) | 14,52 (A) | 10,70 (A) | 10,20 (A) | 25,39 (B) | |||
| Rf* (sistemas: 1, II, III,IV) | 0,53 (IV) | 0,52 (III) | 0,51 (III) | 0,01 (I) | 0,29 (III) | 0,01 (I) | 0,24 (I) | 0,24(1) | 0,65 (IV) | 0,85 (III) | |||
| Fórmula molecular | CM O CM Z CM Φ X LO O | CM O CM z CM O) X LD o | CD ó CO z CO o X o CO o | ó LO z LO σ> X rLO O | ó z o O) X LO LO O | ó Z o CD X CD LO O | CO ó CM z O CO X LO m O | CO ó CO z CO CO X LO o | O CM O z LO 00 X CO LO o | LO t O CM z CD 00 X CD LO O | |||
| Compostos Ne | 41 *“ | 42 | CO | A A *** 44 | in | CD | 47 | CO | « « « σ> >3· | o m |
Tabela 4. -continuação-
| Solubilidade em água | Derivados mono-substituídos de Composto 1 | +l | +l | Sais solúveis em água de Composto 1 | + | + | + | + | + | + |
| Massa exata por MALDI MS | * o LO cd CM O | * M· LO 00 o o | 1 1 | ! | 1 | 1 1 | ΐ | |||
| CD CM O | CO CO l< o o | σ> Tf o> CM σ> | Γιο o 't O | Γ— LO o Tf O | LO LO CO CM O | o LO cd CO CT> | CD CM O | |||
| Rt** (sistemas: A, B.C.D.E) | < LO O CO | < r*. o o | ET o CO CO | ω Tf oo | m o 'Φ oo | m o Tf oo | m CD co oo | m CD CO_ oo | ||
| Rf* (sistemas: I, II, III,IV) | CO O o | CM o o | cõ o | CM CO o | cõ θ | cõ o | CM CO o | T“ CO o | ||
| Fórmula molecular | CD ó CO z boo X CO m O | õ CO z σ> CO I CO in O | to ó z o CO b. X b•’ί o | σ> ó CM Z ’Φ CO X CM tO O | σ> ó CM Z ’Φ CO X CM LO O | σ> ó CM Z CM CO X LO ω | ω CO ó z σ> bX CO Φ o | bó z CM O bbX σ> ’Φ ο | ||
| Compostos N° | lo | CM m | CO LO | O) CM | *3· IO | LO LO | CD LO | ΙΟ |
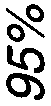


<d


Φ * TLC sobre lâminas 60F254 de Sílica-gel da Merck em um sistema de solvente: I - CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1), II CHCI3:MeOH:H2O:HCOOH (7:1:0,01:0,01), III - CHCI3:MeOH:H2O:NH4OH conc. (13:6:0,7:0,01), IV - AcOEt:n-ProOH:NH4OH conc. (15:10:10).
** HPLC de fase reversa analítica foi realizada sobre um instrumento de HPLC Shimadzu HPLC da série LC 10 sobre uma coluna Kromasil 100-C18 (4 x 250 mm, tamanho de partícula de 6 pm) em uma volume de injeção de 20 pL e um comprimento de onda de 408 nm com taxa de fluxo de 1,0 mL/min. Oo sistema de solvente compreendia:
A - HCOONH4 a 0,2%, pH de 4,5 e MeCN. A proporção de MeCN variava de 30 a 70% durante 30 min., B - HCOONH4 a 0,2%, pH de 4,5 e MeCN: 25 —> 65%, 40 min.; C - HCOONH4 a 0,2%, pH de 4,5 e MeCN, 30 -> 90 %, 30 min., 90 —> 90%, 10 min.; D - sistema isocrático - MeCN a 35%.
*** *··*.
Cloridrato.
Solubilidade em água: + solubilidade em água, ± dificilmente solúvel, - insolúvel # [M+H]+1 ;
## [M-H2O+Na]+1
Síntese de outros derivados de S44HP (Compostos 30 a 48)
Geral
As reações foram monitoradas através de TLC sobre lâminas de Sílica-gel 60F254 da Merck em um sistema de solvente: I - CHCI3: MeOH:H2O:HCOOH (13:6:1:0,1), II - CHCI3:MeOH:H2O:HCOOH (7:1:0,01:0,01), III - CHCI3:MeOH:H2O:NH4OH conc. (13:7:1:0,1), IV - AcOEt:n-ProOH: NH4OH conc. (15:10:10).
HPLC de fase analítica reversa foi realizada sobre um instrumento de HPLC Shimadzu da série LC 10 sobre uma coluna Kromasil 100C18 (4 x 250 mm, tamanho de partícula de 6 pm) em um volume de injeção de 20 pL e um comprimento de onda de 408 nm com taxa de fluxo de 1,0 mL/min. O sistema de solvente compreendia: A - HCOONH4 a 0,2%, pH de 4,5 e MeCN. A proporção de MeCN variava de 30 a 70% durante 30 min.; B - HCOONH4 a 0,2%, pH de 4,5 e MeCN: 25 -y 65%, 40 min.; C - HCOONH4 a 0,2%, pH de 4,5 e MeCN, 30 -> 90 %, 30 min., 90 -» 90%, 10 min.; D - sistema isocrático - MeCN a 35%; E - H3PO4 a 0,01 M em um pH de 2,6 e MeCN, 30 -» 70 %, 30 min. F - H3PO4 a 0,01 M em um pH de 2,6 e MeCN, 40 80 %, 30 min.
Derivados di-modifiçados de S44HP
N-Frutosil S44HP Ν,Ν-dimetilaminopropil amida (DMAP), -hidroxipropil amida (HP) ou -Ν,Ν-dimetilaminoetil (DMAE) amida (Compostos 30, 36, 41 respectivamente); N-tagatopironosil S44HP DMAP amida (Composto 31) ou N-tagatopironosil S44HP DMAE amida (Composto 42) (Esquema 1, lado esquerdo).
1a Etapa (amidacão) - S44HP DMAP amida (Composto 11), HP amida (Composto 12) ou DMAE amida (Composto 48)
A uma mistura de S44HP (36 mg, 0,04 mmol) e 0,12 mmol do cloridrato de amina apropriado dissolvido em 0,6 mL de DMSO foi adicionado, aos poucos, Et3N para ajustar o pH para 8-8,5 e, após o que, durante 15 minutos, 0,06 mmol de reagente PyBOP. A mistura de reação foi agitada em temperatura ambiente durante 1 hora. Subsequente adição de éter dietílico (~5 mL) à mistura de reação levou a um resíduo oleoso, o qual foi sucessivamente agitado com éter dietílico (5 mL x 2). Após a adição de 8 mL de acetona a esse óleo, um precipitado amarelo de amida foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo. A amida bruta (85 - 90% de pureza através dos dados de HPLC e contendo sais) foi purificada através de cromatografia em coluna sobre Sephadex G-25 (Pharmacia Fine Chemicals AB, Uppsala, Suécia). A coluna foi feita usando água. A pureza da fração foi controlada através de HPLC, resultando em objetivação da pureza > 92% S44HP amida apropriada através de HPLC.
2a Etapa (Re-estruturacão de Amadori de amidas)
D-Glicose ou D-galactose (0,086 mmol) foi adicionada a uma solução da S44HP amida apropriada (Compostos 11, 12, 48) (0,040 mmol) em DMF (2 mL). A mistura de reação foi mantida a 37°C durante 20 horas. Então, a mistura de reação foi adicionada gota a gota a éter dietílico (50 mL). O precipitado resultante foi filtrado, lavado com éter dietílico e seco. O composto bruto (85 - 90% de pureza através dos dados de HPLC e contendo sais) foi purificado através de cromatografia em coluna sobre Sephadex G25 (Pharmacia Fine Chemicals AB, Uppsala, Suécia). A coluna foi feita usando água. A pureza da fração foi controlada através de TLC, sistema IV.
Frações contendo o composto desejado foram coletadas e a solução foi concentrada. A adição de acetona proporcionou um precipitado amarelo, o qual foi filtrado, lavado com acetona e seco in vacuo. O composto 41 foi obtido como o cloridrato. À solução de Composto 41 em metanol, HCI a 0,1 N em metanol até um pH de ~4. A adição de éter dietílico proporcionou um precipitado amarelo o qual foi filtrado, lavado com éter dietílico e seco in vacuo. A pureza do derivado de N-alquila de S44HP amida era de >92%. Os dados analíticos para esses compostos (30, 36, 41, 31, 42) são resumidos na Tabela 4 acima.
N-(4-N,N-Di-metilaminobenzil) S44HP DMAP amida, -HP amida ou -DMAE amida (Compostos 32, 37, 43, respectivamente) (Esquema 1 (fig 10), lado direito)
1a Etapa (amidacão). S44HP DMAP amida (Composto 11), HP amida (Composto 12) ou DMAE amida (Composto 48) foram obtidos conforme descrito acima para o Composto 30 (1a Etapa).
2a Etapa (N-alguilação redutiva de amidas)
A solução de 4-N,N-dimetilaminobenzaldeído (0,065 mmol) e a S44HP amida apropriada (Composto d11, 12 ou 48) (0,022 mmol) em DMF (2 mL) foi mantida a 37°C durante 2 h, então, NaBH3CN (4,1 mg, 0,065 mmol) foi adicionado. A mistura de reação foi mantida a 37°C durante 20 h. Adição de éter dietílico (10 mL) levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (10 mL x 2). Um precipitado amarelo foi formado após adição de acetona (10 mL). O precipitado foi filtrado, lavado com éter dietílico e seco. O composto bruto contendo sais foi purificado através de sílica-gel da Merck usando o sistema CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1). A pureza da fração foi controlada através de TLC, sistema I. Frações contendo o composto desejado foram coletadas e a solução foi concentrada. A adição de acetona proporcionou um precipitado amarelo, o qual foi filtrado, lavado com acetona e seco in vacuo. A pureza do derivado de N-alquila da S44HP amida apropriada era de >92%. Os dados analíticos para esses compostos são resumidos na Tabela 4 acima.
N-(N,N-dimetilqlicil) S44HP DMAE amida, -HP amida ou -DMAP amida (Compostos 39, 45, 34, respectivamente) (N-aminoacilação de amidas. Esquema 2 (Fig 11, lado esquerdo)
A uma mistura de N, N-dimetilglicina (0,04 mmol) e S44HP DMAE amida apropriada (Composto 48), -HP amida (Composto 12) ou -DMAP amida (Composto 11) (veja Esquema 1) (0,02 mmol) em 0,5 mL de DMSO, Et3N para ajustar o pH para 8 foi adicionado e, após o que, 0,03 mmol de reagente PyBOP aos poucos durante 15 minutos. A mistura de reação foi agitada em temperatura ambiente durante 1 hora. Subsequente adição de éter dietílico (~3 mL) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (3 mL x 2). Após a adição de 5 mL de acetona a esse óleo, um precipitado amarelo de amida foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo, proporcionando N-(N,N-dimetilglicil) S44HP DMAE amida, -HP amida ou -DMAP amida (Compostos 39, 45, 34). Os dados analíticos para esses compostos são resumidos na Tabela 4 acima.
N-(N-L-Lisil) S44HP HP amida e -DMAE amida (Compostos 38 e 44, respectivamente)( Esquema 2, lado direito)
1a Etapa: (N-[N-Fmoc-aminolacilacão) - N-(Na,Ne-di-Fmoc-L-lisil) S44HP
À solução esfriada para ~+5°C de Noc,Ne-di-(9-fluorenilmetoxicarbonil)-L-lisina (180 mg, 0,33 mmol), N-hidroxibenzotriazol (54 mg, 0,4 mmoles) em DMF seca (1,2 mL), DCC (62 mg, 0,3 mmol) foi adicionado e a mistura de reação foi agitada a ~+5°C durante 1 h. O resíduo de DCU foi filtrado e o eluato combinado foi adicionado a S44HP (184 mg, 0,2 mmol) em DMF (1,0) mL). Então, à mistura de reação, (/-Pro)2EtN (0,1 mL, 0,81 mmol) foi adicionado gota a gota durante 10 minutos sob agitação. A mistura de reação foi agitada em r.t. durante 2 h sob controle por TLC no sistema: CHCI3:MeOH:H2O:HCOOH (6:1:0,01:0,02) e, então, 20 mL de etil éter foram adicionados. O precipitado obtido foi filtrado, lavado através de uma mistura de etil éter:acetona (1:1, 10 ml x 3) e seco in vacuo, proporcionando 202 mg de pó amarelo. O composto bruto foi purificado através de cromatografia em coluna sobre sílica-gel da Merck. A coluna foi feita usando o sistema: CH55
CI3:MeOH:H2O:HCOOH (9:1:0,01:0,02 -+ 7:1:0,01:0,02). A pureza da fração foi controlada através de TLC no sistema II. Frações contendo o composto desejado coletado e a solução foram concentradas. A adição de acetona proporcionou um precipitado amarelo, o qual foi filtrado, lavado com acetona e seco in vacuo, proporcionando 60 mg de N-[N',N'-di-(9-fluorenilmetoxicarbonil)-L-lisil] S44HP pura (>96%, HPLC, Rt = 22,80, sistema B ). Espectro de massa por MALDI. Encontrado: 1500,542 [M-H2O+Na]+1. Calculado para C83Hio5N30221495,72 (Massa exata).
2a Etapa (amidação de N-(Ng,Ne-di-Fmoc-L-lisil) S44HP - N-( Λ/α,/Vf-diFmoc-L-lisil) S44HP HP amida ou -DMAE amida
A uma mistura de N-(A/a,A/e-di-Fmoc-L-lisil) S44HP (0,02 mmol) e 0,06 mmol de cloridrato de 3-hidroxipropil amina ou dicloridrato de 4-(N,Ndimethilaamino) propil amina dissolvido em 0,3 mL de DMSO foi adicionado, aos poucos, Et3N para ajustar o pH para 7-7,5 e, após o que, durante 15 minutos, 0,03 mmol de reagente PyBOP. A mistura de reação foi agitada em temperatura ambiente durante 1 hora sob controle por TLC no sistema de CHCI3:MeOH:H2O:NH4OH conc. (5:1:0,01:0,01). Subsequente adição de éter dietílico (~3 mL) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (3 mL x 2). Após a adição de 5 mL de acetona a esse óleo, um precipitado amarelo de amida foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo, proporcionando a N-(/Va,/V£--di-Fmoc-L-lisil) S44HP HP-amida ou (Λ/α,Λ/ε-di-FmocL-lisil) S44HP -DMAE amida apropriada com a pureza de -90%, através dos dados de HPLC: Rt = 21,43 (C) e 20,39 (B), respectivamente. Dados de TLC: Rf - 0,47 e Rf = 0,43, respectivamente, no sistema de CHCI3: MeOH: H2O:NH4OH conc. (5:1:0,01:0,01).
3a Etapa (Fmoc remoção)
A N-ÍA/a./Vs-di-Fmoc-L-lisil) S44HP amida apropriada (30 mg) foi dissolvida em DMSO (3 mL), piperidina (0,1 mL) foi adicionada. Após 2 h em temperatura ambiente, éter dietílico (-7 mL) foi adicionado, um resíduo oleoso se formou e foi agitado sucessivamente com éter dietílico (7 mL x 2). Adição de acetona (10 mL) proporcionou um precipitado amarelo, o qual foi fil56 trado, lavado com éter dietílico e seco in vacuo. O Composto 44 foi obtido como o cloridrato. À solução de Composto 44 em metanol, HCI a 0,1 N em metanol foi adicionado até um pH de -4. A adição de éter dietílico proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo. Os dados analíticos para esses compostos são resumidos na Tabela 4 acima.
N-(4-Aminometilabenzoíla) S44HP DMAP amide, -HP amida, -DMAE amida (Compostos 35, 40, 46 respecti vam entelí Esquema 3,fig 12, lado esquerdo).
1a Etapa (N-[4-Fmoc-aminometill benzoilacão) - N-(4-Fmoc-aminometil benzoil) S44HP
Os derivados foram obtidos nas condições conforme para o Composto 38 (1a Etapa). A uma solução de ácido 4-N-Fmoc-aminometilbenzóico (80 mg, 0,022 mmol) e S44HP (100 mg, 0,11 mmol) em DMSO (3 mL), EtsN para ajustar o pH para 7 e PyBOP (90 mg, 0,165 mmol) foi adicionado. A mistura de reação foi mantida em r.t. durante 20 h e, então, gota a gota a éter dietílico (200 mL) foi adicionado. O precipitado amarelo foi filtrado e purificado através de cromatografia em coluna sobre Sílica-gel da Merck para cromatografia em coluna (0,040 - 0, 063 mm) no sistema de CHCI3:MeOH: HCOOH (3:1:0,01) para proporcionar N-(4-N-Fmoc-aminometil)benzoil S44HP (Composto 47) com a pureza de -95%, através dos dados de HPLC (Rt = 18,18, sistema B). TLC (Rf = 0,61, I).
2a Etapa (Amidação de N-[4-Fmoc-aminometil]benzoil S44HP) - N-(4-Fmocaminometilbenzoil) S44HP DMAP amida, -HP amida ou -DMAE amida
Os derivados foram obtidos nas condições conforme para o Composto 38 (2a Etapa), começando a partir de N-(4-Fmoc-aminometilbenzoil) S44HP e a DMAP-, HP- ou DMAE amina apropriada e usando reagente PyBOP. A mistura de reação foi agitada durante 4 h. A pureza era de - 85 93%, através dos dados de HPLC: N-(4-Fmoc-aminometilbenzoil) S44HP DMAP amida (Rt = 15,88, B; Rf = 0,25, I), N-(4-Fmoc-aminometilbenzoil) S44HP HP amida (Composto 12) (Rt = 17,14, B; Rf = 0,60, I) ou N-(4-Fmocaminometilbenzoil) S44HP DMAE amida (Rt = 15,95, B; Rf = 0,24, I).
3a Etapa (Fmoc-remoção)
Os derivados foram obtidos nas condições conforme para o Composto 38 (3a Etapa), começando a partir de N-(4-Fmoc-aminometilbenzoil) S44HP DMAP amida, -HP amida ou -DMAE amida. Os dados analíticos para esses três compostos são resumidos na Tabela 2 abaixo.
N-L-lisil S44HP DMAP-amida (Composto 33)(Esauema 3, lado direito)
1a Etapa (Amidação) - S44HP DMAP-amida (Composto 11)
S44HP DMAP amida foi obtida conforme para o Composto 33 (Esquema 1, lado esquerdo). A pureza era de -90% (HPLC).
2a Etapa (N-[N-Fmoc-amino]acilacão de DMAP amida)-N-(Na,N£-d\-Fmoc-Llisil) S44HP DMAP-amida
A uma solução de S44HP DMAP amida (0,02 mmol) em DMSO (0,5 mL) de Λ/α,Λ/e-di-Fmoc-L-lisina (0,04 mmol) e Et3N foram adicionados (pH de 7-7,5) e, após o que, durante 15 minutos, 0,03 mmol de reagente PyBOP. A mistura de reação foi agitada em temperatura ambiente durante 1 hora. Subsequente adição de éter dietílico (~3 mL) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (3 mL x 2). Após a adição de 5 mL de acetona a esse óleo, um precipitado amarelo de amida foi formado. O precipitado foi formado, lavado com acetona e, então, seco in vacuo, proporcionando N-(/Va,A/f-di-Fmoc-L-lisil) S44HP DMAP amida, com a pureza de -95%, através dos dados de HPLC (Rt = 22,01, sistema B).
3a Etapa (Fmoc-remoção)
Os derivados foram obtidos nas condições conforme para o Composto 38 (3a Etapa), começando a partir de N-(/Va,Ate-di-Fmoc-L-lisil) DMAP amida. Os dados analíticos para esses dois compostos são resumidos na Tabela 4 acima.
Derivados mono-modificados de S44HP
N-(4-Aminometilbenzoil) S44HP (Composto 47)(veja Esquema 4, Fig 13, Fmoc-remoção) foi obtido sob as condições conforme para o Composto 38 (3a Etapa), começando a partir de N-(4-Fmoc-aminometilbenzoil) S44HP (obtido de acordo com o Esquema 3, 1a Etapa). Os dados analíticos para esses dois compostos são resumidos na Tabela 4 acima.
N, N-dimetilaminoetila (DMAE) S44HP amida (Composto 48) (método alternativo, Esquema 5, fig 14}
1a Etapa (Fmoc-introdução) N-Fmoc-S44HP
A uma solução agitada de 500 mg (0,5 mmol) de S44HP bruto em 6 mL de DMF:MeOH (5:1), 0,057 mL (0,65 mmol) de piridina e 360 mg (1,0 mmol) de FmocOSu foram adicionados aos poucos. A mistura de reação foi agitada em temperatura ambiente durante 4 h. Subsequente adição de éter dietílico (20 mL) à mistura de reação levou a um precipitado amarelo de N-Fmoc-S44HP. O precipitado foi filtrado e lavado com éter dietílico e seco. O N-Fmoc-S44HP bruto foi purificado através de cromatografia sobre sílica-gel da Merck no sistema de CHCI3:MeOH:H2O:HCOOH (13:6:1:0,05) a fim de proporcionar - 30% de N-Fmoc-S44HP com a pureza de 94% através de HPLC (Rt = 20,49, sistema: H3PO4 a 0,01 M em um pH de 2,6 e MeCN, 40 -> 80 %, 30 min. TLC 0,39 (III).
2a Etapa (Amidacão) N-Fmoc-S44HP DMAE amida
A uma solução agitada de 115 mg (0,10 mmol) de N-FmocS44HP em 2 ml de DMSO, 37 mg (0,30 mmol) de cloridrato de N,Ndimetilaminoetilamina e Et3N para ajustar o pH para 7 - 7,5 foram adicionados. 78 mg (0,15 mmol) de PyBOP foram adicionados aos poucos; o pH da mistura de reação foi mantido em 7 - 7,5 através da adição de EtsN. A mistura de reação foi agitada em temperatura ambiente durante 1 h. Subsequente adição de éter dietílico (5 mL) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (5 mL). Adição de acetona (10 mL) levou a um precipitado amarelo, o qual foi filtrado, lavado com acetona e seco para proporcionar N-Fmoc-S44HP DMAE amida com a pureza de -92%, através dos dados de HPLC (Rt = 14,50, sistema A). 3a Etapa (Fmoc-remoção)
O derivado - (Composto 48) foi obtido nas condições conforme para o Composto 38 (3a Etapa), começando a partir de N-Fmoc-S44HP DMAE amida. Os dados analíticos para esse compostos são resumidos na Tabela 4 acima.
Composto 1 puro: purificação de Composto 1, começando a partir da amostra de Composto 1 bruto (Esquema 6, Fig 15}
1a Etapa (Fmoc-introdução e purificação)
N-Fmoc-Composto 1
A uma solução agitada de 2000 mg (2,0 mmoles) de Composto 1 bruto (contendo composto 1 - 81,5%, S44HP - 8,27% e impureza desconhecida de -10% através dos dados de HPLC, sistema B) em 40 mL de DMSO, Et3N foi adicionado para ajustar o pH para 7-7,5. 1400 mg (4,0 mmoles) de FmocOSu foram adicionados aos poucos; o pH da mistura de reação foi mantido em 7-7,5 através da adição de Et3N. A mistura de reação foi agitada em temperatura ambiente durante 2 h. Subsequente adição de éter dietílico (200 mL) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (150 mL x 3). Após a adição de 50 mL de acetona a esse resíduo, éter dietílico (50 mL) foi adicionado para proporcionar um precipitado amarelo. O precipitado foi filtrado e lavado com éter dietílico e seco in vacuo, proporcionando 2200 mg de N-Fmoc-composto 1 bruto, o qual foi purificado através de cromatografia em coluna sobre sílica-gel da Merck no sistema de CHCI3:MeOH:H2O:NH4OH a 25% (13:6:1:0,05) a fim de proporcionar 650 mg (-30%) de N-Fmoc-composto 1 com a pureza de 86% através de HPLC (Rt = 18,44, sistema C).
2a etapa (Fmoc-remoção)
Fmoc-composto 1 (400 mg) foi dissolvido em DMSO (60 mL), piperidina (0,2 mL) a 15°C foi adicionada. Após 2 h a 15°C, éter dietílico (-50 mL) foi adicionado; um resíduo oleoso se formou e foi agitado sucessivamente com éter dietílico (50 mL x 3). Adição de acetona (10 mL) e éter dietílico (20 mL) proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo, proporcionando 300 mg de composto 1 puro. A porção de composto 1 puro para HPLC foi obtida como o cloridrato. À solução de composto 1 (base) em metanol, HCI a 0,1 N em metanol em um pH de -4 foi adicionado. A adição de éter dietílico proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo com a pureza de 92,1% através dos dados de HPLC (cloridrato, Rt = 11,37, sistema A).
Derivados mono-modificados de Composto 1 (Esquema 7, fig 16)
N-Frutopiranosil-Composto 1 (Composto 49) (Re-estrutu ração de Amadori)
D-Glicose (0,086 mmol) foi adicionada a uma solução de com5 posto 1 (0,040 mmol) em DMF (2 mL). A mistura de reação foi mantida a
37°C durante 20 horas. Então, a mistura de reação foi adicionada gota a gota a éter dietílico (50 mL). O precipitado resultante foi filtrado, lavado com éter dietílico e seco. Composto bruto (85 - 90% de pureza através dos dados de HPLC e contendo sais) foi purificado através de cromatografia em coluna 10 sobre Sephadex G-25 (Pharmacia Fine Chemicals AB, Uppsala, Suécia). A coluna foi feita usando água. A pureza da fração foi controlada através de TLC, sistema IV. Frações contendo o composto desejado foram coletadas e a solução foi concentrada. A adição de acetona proporcionou um precipitado amarelo, o qual foi filtrado, lavado com acetona e seco in vacuo. O composto 15 41 foi obtido como o cloridrato. À solução de Composto 49 em metanol, HCI a 0,1 N em metanol a um pH de ~4 foi adicionado. A adição de éter dietílico proporcionou um precipitado amarelo o qual foi filtrado, lavado com éter dietílico e seco in vacuo. Os dados analíticos para N-Frutopiranosil-Composto 1 (Composto 49) são resumidos na Tabela 2 abaixo.
N-(4-N,N-Di-metilaminobenzil) Composto 1 (Composto 50)(N-alauilação redutiva)
A solução de 4-N, N-dimetilaminobenzaldeído (0,065 mmol) e Composto 1 (0,022 mmol) em DMF (2 mL) foi mantida a 37°C durante 2 h, então, NaBH3CN (4,1 mg, 0,065 mmol) foi adicionado. A mistura de reação 25 foi mantida a 37°C durante 20 h. Adição de éter dietílico (10 mL) levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (10 mL x 2). Um precipitado amarelo foi formado após a adição de acetona (10 mL). O precipitado foi filtrado, lavado com éter dietílico e seco. O composto bruto contendo sais foi purificado através de cromatografia em coluna sobre sílica30 gel da Merck usando o sistema de CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1). A pureza da fração foi controlada através de TLC, sistema I. Frações contendo o composto desejado foram coletadas e a solução foi concentrada. A adição de acetona proporcionou um precipitado amarelo, o qual foi filtrado, lavado com acetona e seco in vacuo. Os dados analíticos para N-(4-N,N-Di-metilaminobenzil) Composto 1 (Composto 50) são resumidos na Tabela 4 acima. N-L-Lisil-Composto 1 (Composto 51)
1a etapa (N-[N-Fmoc-aminol acilação)
Solução de Composto 1 (50 mg, 0,055 mmol) em DMF seca (1 mL) foi esfriada a 10°C e, então, Et3N (7,5 pl, 0,055 mmol) e N-óxi-succinimida éster de N^N^di-Fmoc-L-lisina (57 mg, 0,083 mmol) foram adicionados. A mistura de reação foi agitada nessa temperatura durante 1 hora. A corrente de reação foi controlada através de TLC em um sistema de solventes de CHCh-MeOH (6:1). Adição de éter dietílico (-5 ml) à mistura de reação levou a um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico, seco in vacuo e purificado através de cromatografia em coluna sobre sílicagel (sistema de CHCI3-MeOH com gradiente de MeOH 0->10%). Frações contendo o composto desejado foram coletadas, a solução foi concentrada e a adição de éter dietílico proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo. TLC: Rf = 0,6 (CHCI3-MeOH a 6:1). HPLC: Rt = 13,08 (HCOONH4 a 0,2%, pH de 4,5 e MeCN: 75 90%, 20 min, 90 -» 90%, 10 min).
2° etapa (Fmoc-remoção)
Ao sólido amarelo isolado (22 mg, 0,015 mmoles) em DMSO/ MeOH a 10:1 (1 mL), piperidina (4,5 μΙ, 0,045 mmoles) foi adicionada. Após 30 min de agitação em temperatura ambiente, éter dietílico (~3 mL) foi adicionado; um resíduo oleoso se formou e foi sucessivamente agitado com éter dietílico (3 mL x 2). Adição de acetona (2 mL) proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo. Os dados analíticos para N-L-Lisil-Composto 1 (Composto 51) são resumidos na Tabela 4 acima.
N, N-Di-(3-aminopropil)-composto 1 (Composto 52)
1a etapa (N-alguilação redutiva)
A uma solução de N-Fmoc-3-aminopropionaldeído (160 mg,
O, 054 mmol) e Composto 1 (100 mg, 0,011 mmol) em DMF (3 mL) foi adicio62 nado NaBH3CN (34 mg, 0,054 mmol). A mistura de reação foi mantida a 37°C durante 20 horas e, então, adicionada gota a gota a éter dietílico (200 mL). O precipitado amarelo foi filtrado e purificado através de cromatografia rápida sobre Sílica-gel da Merck para cromatografia em coluna (0,040 0,063 mm) em um sistema de gradiente linear de CHCI3: MeOH: HCOOH (3:1:0,01) —► CHCI3:MeOH:H2O:HCOOH (13:6:1:0,1) para proporcionar o precipitado amarelo de N,N-Di-(N-Fmoc-3-aminopropil) Composto 1. Dados de HPLC: Rt= 27,43 (C).
2a etapa (Fmoc-remoção)
A uma solução de N,N-di-[3-(N-Fmoc)-aminopropil]-S44HP em DMSO (3 mL), piperidina (0,1 mL) foi adicionada. Após 2 h em temperatura ambiente, éter dietílico (~7 mL) foi adicionado e um resíduo oleoso se formou, o qual foi sucessivamente agitado com éter dietílico (7 mL x 2). Adição de acetona (10 mL) proporcionou um precipitado amarelo, o qual foi filtrado, lavado com éter dietílico e seco in vacuo. Os dados analíticos para N,N-Di(3-aminopropil) Composto 1 (Composto 52) são resumidos na Tabela 4 acima.
Sais de Composto 1
L-aspartato (55), L-glutamato de Composto 1 (29), D-glutamato (54)
Composto 1 (13 mg, 0,015 mmol) foi dissolvido em 0,2 ml de DMSO e, então, a solução correspondendo ao aminoácido (0,015 mmol) em 0,1 ml de água foi adicionada. A mistura de reação foi mantida em temperatura ambiente durante 15 minutos. Adição de éter dietílico (~2 ml) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (2 ml x 2). Após a adição de 3 ml de acetona a esse óleo, um precipitado amarelo de sal foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo.
Metil-sulfonato (56), dicloroacetato (57)
O ácido correspondente (0,015 mmoles) foi dissolvido em 0,1 ml de DMSO e, então, foi adicionado à solução de Composto 1 (13 mg, 0,015 mmol) em 0,1 ml de DMSO. A mistura de reação foi mantida em temperatura ambiente durante 5 minutos. Adição de éter dietílico (~2 ml) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (2 ml x 2). Após a adiçãa de 3 ml de acetona a esse óleo, um precipitado amarelo de sal foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo.
Cloridrato de Composto 1 (53)
À solução de Composto 1 (13 mg, 0,015 mmol) em 0,2 ml de DMSO foi adicionado 0,15 ml (0,015 mmol) de solução aquosa de HCI a 0,1 N. A mistura de reação foi mantida em temperatura ambiente durante 5 minutos. Adição de éter dietílico (~2 ml) à mistura de reação levou a um resíduo oleoso, o qual foi agitado sucessivamente com éter dietílico (2 ml x 2). Após a adição de 3 ml de acetona a esse óleo, um precipitado amarelo de sal foi formado. O precipitado foi filtrado, lavado com acetona e, então, seco in vacuo.
Todas as amostras foram obtidas em rendimentos de cerca de 90% e eram solúveis em água.
DETERMINAÇÃO DE ATIVIDADE ANTIFÚNGICA E TOXICIDADE
Estudo de suscetibilidade antifúngica (1)
Testagem de suscetibilidade antifúngica de levedos e fungos filamentosos (mofos) foi determinada usando o método de microdiluição de caldo descrito nos documentos da NCCLS M27-A [Reference method for Broth Dilution Antifungal Susceptibility Testing of Yeasts, ISBN 1 -56238-3280, Pensilvânia, 1997] e M38-A [Reference method for Broth Dilution Antifungal Susceptibility Testing of Filamentous Fungi: Approved Standard, ISBN 156238-470-8, Pensilvânia, 2002], respectivamente.
Meio e tampão. O meio RPMI 1640 com L-glutamina e vermelho de fenol, sem bicarbonato de sódio, suplementado com glicose a 0,2% (ICN Biomedicals Inc., Ohio, USA), tamponado com ácido morfolinopropanosulfônico a 0,165 M (MOPS; ACROS ORGANICS, New Jersey, USA), pH de 7,0, foi usado no estudo.
Agentes antifúngicos. Os compostos foram inicialmente solubilizados em sulfóxido de dimetila (DMSO) em uma concentração inicial de 1600 pg/mL. Séries de diluições (1600 a 3,13 pg/mL) foram preparadas a partir das soluções de estoque no mesmo solvente. Então, essas soluções de DMSO foram diluídas 50 vezes (primeiro, 10 vezes e, então, 5 vezes) no meio de teste. Finalmente, elas foram diluídas 2 vezes quando inoculadas, o que reduziu a concentração final de solvente para 1% (concentrações finais de agentes antifúngicos eram de 16 a 0,13 pg/mL). As soluções foram preparadas exatamente antes de uso.
Organismos. Os organismos usados para testagem de suscetibilidade foram: Candida albicans ATCC 14053, Cryptococcus humicolus ATCC 9949, Aspergillus niger ATCC 16404 e Fusaríum oxysporum VKM F-140 (= CMI, IMI 90473). Os organismos foram armazenados sobre lâminas de ágar de dextrose de batata e em solução de glicerol a 50% a -70 °C. Para armazenamento a curto prazo, culturas de estoque foram armazenadas sobre lâminas de ágar a 4 °C. As culturas de levedos foram sub-cultivadas sobre ágar de dextrose de Sabouraud (SAB) e incubadas durante 24 horas a 35 °C (Candida albicans) ou durante 48 horas a 25 °C (Cryptococcus humicolus) para obter uma cultura pura recentemente crescida. As culturas de mofos foram sub-cultivadas sobre ágar de dextrose de batata e incubadas durante 7 dias a 35 °C (Aspergillus niger) ou durante 2 dias a 35 °C, então, 5 dias a 25 °C (Fusaríum oxysporum) para assegurar esporulação máxima.
Preparo de inóculo
Para levedos, o inóculo inicial foi preparado através de suspensão de colônias de culturas em solução salina estéril a 0,85%. A suspensão resultante foi submetida a turbilhonamento e ajustada, com um espectrofotômetro, a 530 nm para ser equivalente à turbidez de McFarland a 0,5 M (1 x 10⁶ a 5 x 10⁶ CFU/mL). A suspensão de levedo de estoque foi diluída a 1:1000 com meio para obter o inóculo de teste a duas vezes (1 x 10³ a 5 x 10³ CFU/mL).
Para mofos, as suspensões de estoque foram preparadas cobrindo as colônias fúngicas maduras com solução salina a 0,85% estéril e raspando ligeiramente. 1% (v/v) do agente de umedecimento Tween 20 foi adicionado à solução salina para preparo do inóculo de Aspergillus. Finalmente, as suspensões foram submetidas a turbilhonamento durante 15 s para decompor os grumos de células e, então, filtradas através de quatro camadas de gaze estéril. As densidades das suspensões de esporos conidiais foram medidas a 530 nm e ajustadas para 0,09 - 0,11 para Aspergillus nigere 0,15-0,17 para Fusarium oxysporum. Essas suspensões foram diluídas a 1:50 com o meio padrão. As diluições de inóculo a 1:50 correspondiam a 2x a densidade necessária de aproximadamente 0,4 χ 104 a 5 χ 104 CFU/mL.
A quantificação de inóculo foi realizada através de diluição em lâmina do inóculo sobre ágar de dextrose Sabouraud para determinar o número viável de CFU por mililitro.
Técnica de Microdiluição
Lâminas de microtitulação com fundo plano de 96 poços foram usadas para testagem. 100 pl inóculo diluído foram distribuídos em cada poços de microdiluição contendo 100 μΙ das diluições duplas de compostos. Controles isentos de fármaco e isentos de levedo/mofo foram incluídos. Bandejas de microdiluição foram incubadas a 35 °C (Candida albicans e mofos) ou 25 °C (Cryptococcus humicolus) sem agitação e observadas com relação à presença ou ausência de crescimento visível. Um escore numérico de 0 a 4 foi fornecido a cada poço usando a seguinte escala: 0 = opticamente clara ou ausência de crescimento, 1 = ligeiro crescimento (25% do controle de crescimento), 2 = redução proeminente no crescimento (50% do controle de crescimento), 3 = ligeira redução no crescimento (75% do controle de crescimento), 4 = sem redução no crescimento. Concentrações inibitórias mínimas (MICs) foram lidas a 48 horas.
As MICs para cada um dos compostos testados foram definidas como a menor concentração de agentes antifúngicos que impedem qualquer crescimento visível do organismo (escore de crescimento = 0). Para elucidar as ligeiras diferenças entre os agentes, em alguns casos, as MICs para mofos foram adicionalmente definidas como as menores concentrações com um escore de crescimento = 1 (25% do controle de crescimento). Os resultados são mostrados na Tabela 5 abaixo.
Tabela 5. Atividade antifúngica de compostos
| MIC gg/mL* | ||||
| Composto | Candida albicans ATCC 14053 | Cryptococcus humicolus ATCC 9949 | Aspergillus niger ATCC 16404 | Fusarium oxysporum VKM F-140 |
| AmB | 1 | 1 | 1 | 4 |
| S44HP | 1 | 1 | 1 | 4 |
| 1 | 1 | 1 | 1 | 2 |
| 5 | 2 | 4 | 4 | 4 |
| 6 | 2 | 2 | 4 | 4 |
| 7 | 2 | 1 | 2 | 8 |
| 8 | 2 | 2 | 4 | 8 |
| 9 | 1 | 1 | 2 | 4 |
| 10 | 2 | 2 | 4 | 8 |
| 11 | 1 | 1 | 2 | 2 |
| 12 | 1 | 1 | 2 | 2 |
| 13 | 1 | 1 | 1 | 4 |
| 14 | 1 | 1 | 2 | 4 |
| 15 | 1 | 2 | 2 | 4 |
| 16 | 1 | 1 | 2 | 8 |
| 17 | 1 | 1 | 2 | 8 |
| 18 | 1 | 1 | 2 | 8 |
| 19 | 2 | 2 | 2 | 8 |
| 20 | 2 | 2 | 4 | >16 |
| 21 | 2 | 4 | 4 | 4 |
| 22 | 1 | 1 | 1 | 1 |
| 23 | 4 | 4 | 8 | 8 |
*MICs são medidas como as menores concentrações de agentes que impedem qualquer crescimento visível. Os resultados dos experimentos eram reproduzíveis. Em casos de coincidência total dos dados obtidos, a MIC é representada como um único número.
Os resultados mostram que os compostos da invenção têm atividade antifúngica. Mais especificamente, esses testes sugerem que uma série de derivados de nistatina têm atividade antifúngica comparável à Anfotericina B e S44HP (por exemplo, compostos nos. 1,9, 11, 12, 13, 14 e 22). Estudo de suscetibilidade antifúngica (2)
A atividade antifúngica de vários dos derivados de nistatina foi ainda investigada. O método usado no estudo (1) é o método internacionalmente aceito para testagem de atividade antifúngica, mas não é muito sensível, uma vez que ele não distingue prontamente entre compostos de atividade comparável. A atividade antifúngica de uma série dos derivados de nistatina foi, portanto, determinada em um método o qual é criado para ser mais sensível.
O organismo de teste usado para a testagem adicional da bioatividade do macrolídeo de polieno foi Candida albicans ATCC 10231, crescido em 120 μΙ de meio M19 padrão sem NaCl (com um inóculo de 1000 cfu por poço) e 30 μΙ de amostras de macrolídeo de polieno diluídas. Os antibióticos podem ser diluídos em MeOH em série, assegurando um espectro de concentrações, as quais proporcionaram resultados oscilando de inibição completa de crescimento a nenhuma inibição do organismo de teste. As culturas de organismo de teste com diluições de antibiótico foram incubadas em lâminas de microtitulação com 96 poços a 30 °C sem agitação e o crescimento foi medido como OD490 após 12, 14 e 16 horas sobre um leitor para lâmina de microtitulação SpectraMax Plus. A OD foi plotada contra a concentração de antibiótico e a MIC50 foi estimada a partir da curva de regressão em uma inibição de crescimento de 50%.
Os resultados são mostrados na Tabela 6 abaixo.
Tabela 6 ______________________________
| Composto | MIC50 ^g/mL) |
| AmB | 0,12 |
| S44HP | 0,12 |
| 1 | 0,07 |
| 9 | 0,13 |
Tabela 6 -continuação-
| Composto | MIC50 (pg/mL) |
| 11 | 0,12 |
| 12 | 0,14 |
| 15 | 0,20 |
| 22 | 0,07 |
Os resultados confirmam que uma série de análogos de nistatina da invenção realmente têm atividade antifúngica aprimorada comparado com a anfotericina B e S44HP.
Atividades antifúngicas de sais do Composto 1 (Tabela 7)
Os seguintes sais solúveis em água são testados:
COMPOSTO 1 cloridrato (53),
COMPOSTO 1 L-glutamato (29),
COMPOSTO 1 D-glutamato (54)
COMPOSTO 1 L-aspartato (55), COMPOSTO 1 dicloroacetato (57) Tabela 7
| Organismo | Composto No. / MIC (pg/ml) | ||||||
| 55 | 29 | 53 | 54 | 57 | 1 | S44HP | |
| Candida albicans ATCC 14053 | 2 | 1 | 2 | 2 | 2 | 1 | 1 |
| Cryptococcus humicolus ATCC 9949 | 2 | 1 | 2 | 2 | 2 | 1 | 1 |
| Aspergillus niger ATCC 16404 | 2 | 2 | 4 | 2 | 2 | 2 | 1 |
| Fusarium oxysporum VKM F-140 | 2 | 2 | 4 | 2 | 2 | 2 | 4 |
O Composto 1, L-glutamato (29), é o sal mais ativo do Composto 1.
Atividades antifúngicas de derivados de composto Tabelas 8 e 9)
Tabela 8
| Composto 50 | p-Dimetilaminobenzil-Composto 1 |
| Composto 51 | N-(L-I isil)-Composto 1 |
| Organismo | MIC (pg/ml) | ||
| Composto 50 | Composto 51 | Composto 1 | |
| Candida albicans ATCC 14053 | 2 | 1 | 1 |
| Cryptococcus humicolus ATCC 9949 | 2 | 1 | 1 |
| Aspergillus niger ATCC 16404 | 2 | 1 | 2 |
| Fusarium oxysporum VKM F-140 | 8 | 2 | 2 |
Os compostos 51 é o derivado mais ativo nesta série com ativi5 dade antifúngica ligeiramente mais alta do que o antibiótico de origem.
| S44 HP | r· | T· | rr | ||
| Composto No. / MIC (pg/ml) | 31 | 0,5 | CM | ||
| cõl | T“ | CM | CM | ||
| 31 | 0,5 | 0,5 | T· | ||
| 31 | CM | ||||
| 31 | CM | CM | CO | ||
| 46 | CM | CM | CM | ||
| 40 | CM | CM | co | ||
| 35 | CM | CM | |||
| 44 | CM | CM | |||
| 38 | T“ | V“ | CM | ||
| 34 | CM | ||||
| 31 | CM | Ύ— | |||
| 39 | T- | T- | CM | co | |
| 31 | 0,5 | r“ | CM | ||
| 36 | τΓ | Tf | CD | ||
| 30 | v | ||||
| 31 | T | T* | |||
| col | CM | T- | CM | ||
| 32 | CM | CM | CM | co | |
| Organismo | Candida albicans ATCC 14053 | Cryptococcus humicolus ATCC 9949 | Aspergillus niger ATCC 16404 | Fusaríum oxysporum VKM F- 140 |
Estudo de toxicidade in vitro
A toxicidade de vários derivados de nistatina foi testada a 2 e 5 μ<3/ΓηΙ_ e a 25 μΜ.
Compostos foram dissolvidos em DMSO para 5 mg/mL e amos5 tras de 0,1 mL com diferentes concentrações foram preparadas em DMSO.
As amostras foram misturadas com 0,9 mL de tampão de PBS contendo sangue de cavalo a 2,5% (PBS-HB; mantida sobre gelo) e incubadas a 37 °C durante 30 min sem agitação.
As células foram peletizadas através de centrifugação a 5000 10 rpm durante 5 min e a hemólise foi avaliada através de medição da OD545. A hemólise de 100% foi definida como o valor de OD545 obtido a partir de uma suspensão de sangue de cavalo a 2,5% em água destilada.
Os resultados são mostrados nas Tabelas 10-12 abaixo.
Tabela 10. Hemólise de eritrócitos de sangue humano (M+SE, %) sob a a15 ção de 2 e 5 μg/mL de antibióticos
| Amostra de sangue # | Cone. gg/mL | Anf. B | S44HP | 13 | 14 | 16 | DMSO |
| 1 | 5 | 30 | 34,6 | 15,5 | 4,8 | 3,1 | 2,2 |
| 2 | 29,5 | 39,7 | 14 | 4,5 | 2,9 | 1,7 | |
| 3 | 31,5 | 50,4 | 14,2 | 5,3 | 3,4 | 1,4 | |
| MÉDIA ± SE | 30,3 ± 0,6 | 41.6 ± 4.6 | 14,5 ±0,5 | 4,9 ± 0,2 | 3,1 ± 0,14 | 1,7 ± 0,2 | |
| 1 | 2 | 4,4 | 12,3 | 3,3 | 2,7 | 2,3 | |
| 2 | 5,9 | 6,4 | 3,0 | 2,5 | 2,2 | ||
| 3 | 8,0 | 7,5 | 4,9 | 2,5 | 2,6 | ||
| MÉDIA ± SE | 6,1 ±1,0 | 8,7 ±1,8 | 3,7 ± 0,6 | 2,5 ± 0,07 | 2,4 ± 0,12 |
Tabela 11. Hemólise de eritrócitos (M ± SEM, %) sob a ação de 5 pg/mL de antibióticos
| Amostra de sangue # | Anf, B | S44HP (92%) | 7 | 15 | 11 | 12 | DMSO |
| 1 | 39 | 73 | 5,8 | 2,8 | 3 | 5 | 1,4 |
| 2 | 38 | 64 | 5,0 | 2,4 | 3,4 | 4,3 | 2,2 |
| 3 | 42 | 56 | 5,0 | 2,7 | 3,3 | 4,0 | 1,5 |
| Média ± SE | 39,7 ± | 64,3 ± 4,9 | 5,2 ± | 2,6 ± | 3,2 ± | 4,4 ± | 1,7 ± |
| 1,2 | 0,2 | 0,1 | 0,1 | 0,3 | 0,25 |
Tabela 12. Hemólise de eritrócitos (M ± SEM, %) sob a ação de 25 μΜ de antibióticos
| Amostra de sangue # | 5 | 6 | 7 | 9 | 17 | 18 |
| 2 | 2 | 0,9 | ||||
| 1,8 | 2,4 | |||||
| 2,1 | 3,3 | 1,9 | 4,8 | 5,3 | ||
| 1,0 | 7 | 1,9 | 12,2 | |||
| 1 | 3,7 | 1,7 | 18,0 | 1,7 | 3,0 | |
| 1,9 | 4,3 | 1,3 | 16,7 | 1,7 | 3,2 | |
| 1,9 | 22,4 | 2,1 | 9,7 | |||
| 1,3 | 3,2 | 1,0 | 25 | 0,8 | 1,0 | |
| 16,2 | 3,3 | 1,5 | ||||
| Média ± S.E.M. | 1,6±0,2 | 3,7 ±0,6 | 1,5 ±0,17 | 18,4 ±1,9 | 2,4 ±0,6 | 3,9 ±1,3 |
| N | 7 | 7 | 7 | 6 | 6 | 6 |
| P | <0,001 | <0,01 | <0,001 | <0,001 | <0,001 | <0,05 |
Esses resultados mostram que os compostos da invenção são significativamente menos tóxicos do que S44HP ou Anfotericina B. Isso é altamente vantajoso, uma vez que os compostos da invenção podem, portanto, ser usados em maiores quantidades sem efeito adverso.
TESTAGEM IN VIVO DE COMPOSTOS 1 e 11 (e outros)
Animais. Camundongos machos de híbridos de primeira gera73 ção (C57BI/6xDBA/2)F1 B6D2F1, peso de 20-22 g, recebidos da Central farm. Kryukovo of Russian Academies of Medicai Science (RAMS) foram usados. Os animais foram mantidos em um viveiro em gaiolas plásticas (com forragem de madeira dura em condições ambientalmente controladas: 24 ± 1°C, ciclo de claro/escuro de 12/12 horas) sob uma dieta padrão de ração em pélete com acesso fácil à água de beber (ad libitum). Após um período de quarentena de 2 semanas, os animais saudáveis foram usados em trabalho experimental.
Agente infeccioso. Candida albicans (cepa 14053 ATCC) foi usada.
Agentes antifúngicos. Soluções de compostos 1 e 11 (e outros) foram preparados ex temporae e foram mantidos em frascos de vidro escuro para evitar o ingresso de luz. As soluções foram preparadas como segue: substâncias antibióticas secas (5 mg) foram misturadas com deoxicolato de sódio seco (4,1 mg) em um frasco de vidro estéril. 10 mL de tampão de fosfato (NaH2PO4 - 1,59 g; Na2HPO4 - 0,96 g; H2O - a 100 mL) foram adicionados à mistura e a suspensão foi imediatamente submetida à agitação vigorosa durante 10 minutos até que suspensões homogêneas fossem formadas. As suspensões obtidas (2 mL) foram colocadas nos novos frascos de vidro estéreis, 6 mL de solução de glicose a 5 % neutra estéril foram adicionados e as soluções resultantes (0,125 mg/mL) foram usadas para administração intravenosa.
Preparados de anfotericina B e S44HP foram também preparados da mesma forma.
Toxicidade aguda
A toxicidade aguda de compostos 1 e 11 (e outros), bem como da anfotericina B e S44HP foi determinada.
Os preparados de antibiótico foram unicamente injetados na veia caudal de camundongos dentro de 1-1,5 hora após o preparo de soluções. A velocidade de injeção não excedia a 0,5 mL por minuto. Cada antibiótico foi usado em uma faixa de doses, resultando em letalidade de 0% a 100% e um mínimo de 3 doses intermediárias. Os animais foram aleatoriamente distribu74 idos em grupos, cada um contendo 6 camundongos. MTD e LD50 de doses que caracterizam a toxicidade foram calculadas com o método de análise proibitiva de acordo com Litchfield - Wilcoxon (J Pharmacol Exp Ther 96: 99) através do programa de análise estatística StatPlus-3.5.0 - 2005. Os resultados são mostrados na Tabela 13 abaixo.
Tabela 13. Toxicidade aguda
| Composto | LD50 (mg/kg) | MTD (mg/kg) |
| Anfotericina B | 2,8 | 2,01 |
| S44HP | 2,05 | 0,64 |
| 1 | 15,4 | 7,8 |
| 11 | 16,4 | 11,9 |
| 29 | 17,8 | 11,0 |
| 51 | 5,3 | 4,48 |
| 41 | 38,6 | 21,2 |
| 48 | 32,2 | 25,9 |
| 25 | 50,8 | 42,8 |
| 26 | 50,0 | 43,1 |
| 27 | 20,6 | 10,8 |
| 28 | 22,1 | 14,7 |
Atividade antifúngica in vivo
Os animais foram infectados intravenosamente com cultura de
Candida albicans em uma dose de 1,0 milhões CFU/camundongo (volume de 0,1 mL). 30 minutos após infecção, os agentes antifúngicos intravenosamente introduzidos nos camundongos em várias doses em um volume de 0,2 mL (em uma taxa de 0,2 ml_/30 segundos). Cada dose foi administrada diariamente durante quatro dias, incluindo o dia de infecção (0, 1,2 e 3 dias).
Como um controle, houve um grupo de camundongos não tratados (infectados da mesma forma com Candida albicans). Também havia um grupo com placebo de animais não infectados os quais foram intravenosamente administrados (no mesmo volume que os preparados de agente antifúngico) 0,2 mL de solvente (tampão fosfatídico + glicose a 5% (1:1)).
Nenhuma atividade foi identificada sobre qualquer um dos grupos com placebo. Também, Candida albicans nunca foi encontrada em animais não infectados.
No 5o dia de experimento, os camundongos foram pesados e sofreram eutanásia (mortos) através de deslocamento cervical. Então, em condições estéreis, a carga de Candida albicans de cada camundongo foi 5 determinada através de contagem de homogenatos viáveis dos rins. Os rins foram removidos assepticamente e pesados, então, colocados em pilares de porcelana com coríndon estéril. Diluições de suspensões resultantes foram preparadas e colocadas sobre discos de Petri com ágar Saburo, incubadas durante 24 horas em uma temperatura de 35 °C. As colônias desenvolvidas 10 de Candida albicans foram, então, contadas e sua quantidade calculada com base em 1 g de tecido renal.
Análise estatística foi realizada com o Microsoft Office Excel 2003. Distinções significativas tinham P > 0,05 em comparação com o tcritério de Student.
Os resultados são mostrados na Tabela 14 abaixo e na figura 9.
Tabela 14.
| Dose | ||||
| Composto | 5 mg/kgx4/24 | 2.5 mg/kgx4/24 | 0,8 mg/kgx4/24 | 0,08 mg/kgx4/24 |
| Número de colônias | ||||
| não trata- | 1,2 x 10⁵ | 1,0 X10⁵ | 4,5 x 10⁴ | 6,0 x 10⁴ |
| das | 5,0 x 10⁴ | 4,0x10⁴ | 5,0 x 10⁴ | 2,5 x 10⁵ |
| 4,0 x 10⁴ | 6,0 x 10⁴ | 1,0 x 10⁵ | 5,0x10⁴ | |
| Anf B | - | 2,8x10² | 4x 10³ | 3,4 x 10⁴ |
| 1,0 x 10³ | 2x 10³ | 1,8 x 10⁴ | ||
| 2,2 x 10² | 6x 10³ | 2,6 x 10⁴ | ||
| 1 | 1,0 x 101 | 2,0 x 101 | 2,5 x 10³ | 2,4 x 10⁴ |
| 0 | 1,0 x 101 | 1,2 x 10³ | 2,8 x 10⁴ | |
| 1,0 x101 | 2,0x101 | 5,0x10³ | 2,4 x 10⁴ | |
| 11 | 0 | <101 | 1,2 x 10³ | 3,0x10⁴ |
| 0 | 1,0 x 101 | 3,0 x 10³ | 2,7 x 10⁴ | |
| <101 | 1,0 x101 | 2,5x10³ | 1,5 x10⁴ |
| S44HP | Dose de S44HP | |||
| 0,6 mg/kg X 4/24 | 0,3 mg/kg X 4/24 | 0,15 mg/kg X 4/24 | 0,08 mg/kg X 4/24 | |
| Número de colônias | ||||
| 2,5x10³ | 2,7 x 10³ | 8,0 x 10³ | 2,7 x 10⁴ | |
| 8,8x10³ | 9,4x10³ | 6,4x10³ | 8,0x10⁴ | |
| 1,2 x10³ | 1,3 x 10⁴ | 1,6 x 10⁴ | 8,2x10⁴ |
Estudo de atividade específica de Compostos 29, 51, 41, 48 sobre o modelo da sepsia por candidíase de camundongos
Animais. Em experimentos usando camundongos fêmeas de híbridos de primeira geração (C57BI/6xDBA/2)F1 (B6D2F1), peso de 18-20 g., recebidos da Central farm Kryukovo of Russian Academies of Medicai Science (RAMS). Animais foram mantidos no viveiro do Instituto em gaiolas plásticas (com forragem de madeira dura em uma sala ambientalmente controlada: 24 ± 1°C, ciclo de 12/12 horas de claro/escuro) sobre uma dieta padrão de ração em pélete com acesso fácil à água de beber (ad libitum). Após 2 semanas de quarentena, os animais saudáveis foram usados no trabalho experimental.
Como o agente infeccioso, foi usado Candida albicans (cepa 14053 ATCC). Os preparados testados foram os Compostos 29, 51, 41, 48. Um preparado de comparação foi anfotericina B (puro). Soluções de preparados foram testadas ex tempore através da técnica especificada pelo fabricante.
Configuração do experimento
Os animais foram alojados em 3 camundongos e infectados intravenosamente com cultura de Candida albicans em uma dose de 1,0 milhão de CFU/camundongo em um volume de 0,1 ml. É necessário notar que a Candida albicans permaneceu constante em todos os experimentos. Em 30 minutos após infecção, aos camundongos foi realizada a primeira introdução intravenosa de preparados testados em doses correspondentes em um volume de 0,2 ml (com uma velocidade de 0,2 ml/30 segundos).
O experimento foi planejado de uma maneira tal que, em cada experimento, uma dose (para anfotericina B e para os preparados testados), cada dose fornecida diariamente dentro de quatro dias, a partir do dia de infecção (0, 1,2 e 3 dias). Em cada experimento, havia um grupo de animais não tratados, infectados com Candida albicans. Também havia um grupo de animais intactos, com placebo (não infectados), aos quais foram intraveno5 samente injetados (no mesmo volume conforme os preparados médicos) 0,2 ml de solvente - tampão de fosfato + glicose a 5% (1:1). Dados sobre a atividade do placebo não mostram qualquer atividade. Candida albicans nunca foi encontrada em animais não infectados.
No 5° dia de experimento pós-estímulo, os camundongos foram pesados e sacrificados (mortos) através de deslocamento cervical. Então, em condições estéreis, as cargas de Candida albicans foram determinadas através de contagem viável de homogenatos a partir dos rins. Os rins, os quais foram removidos assepticamente e pesados, colocados em pilões de porcelana com coríndon estéril, diluições das suspensões recebidas feitas e . 15 colocadas sobre discos de Petri com ágar Saburo, incubadas durante 48 horas em uma temperatura de 35°C, então, contadas até que colônias de Candida albicans se desenvolvessem e sua quantidade re-calculada sobre 1 g de tecido renal. A primeira diluição foi de 10“1. Um resultado zero nesse cultivo foi aceito para 5 CFU/g.
Para o critério básico de uma avaliação dos preparados investigados, o efeito máximo da Anfotericina B foi aceito (dose eficaz, ED).
Processamento estatístico foi realizado com o auxilio do programa de computador Microsoft Office Excel 2003 para distinções significativas aceitas da média em P < 0,05 em comparação através do t-critério de Stu25 dent.
Os resultados recebidos são apresentados na Tabela 15. A anfotericina B mostrou atividade máxima, na maior de suas doses estudadas (1,25 mg/kg/d, =62 % a partir da MTD).
ΙΌ _Φ φ _Q CG ΙΕ φ φ φ νΦ g c
Φ ο δ Q
Φ φ Q Φ φ φ η ο φ Φ ο
Ε ο φ ο Φ φ U ο
CQ
Φ c ο
φ ο Έ < Ε ο ο ο ιφ
Ο φ φ
Q Ε ο
Ε φ 00 Xt
Xt
ΙΌ σ> CM φ ο φ ο Q Ε ο ω φ ο φ φ φ Φ φ :> <
φ ο σ c ο φ
C φ
| 10 | T“ +1 m | * r— +1 LO | |||||
| ιη | 511* | ||||||
| 2.5 | 133133* | * +i ΙΌ | 166711167* | 63119* | |||
| 1.25 | 16671441* | 1 255711281* | 940016416* | 276711974* | 14871417* | ||
| 0,62 | 1066714807 | |----------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------------- 1250016614* | 1783319011* | 2266712906* | 32331888* | ||
| 0,31 | 34667112914 | 2266713844* | |||||
| 0,16 | 0ZZ6+Z99G8 | 102667158769 | 6700018622 | 51667125221 | |||
| C0 ο ο | 105000148563 | 56667122040 | |||||
| Dose mg/kg/d | ο | 99042115255 | |||||
| C | 24 | CO | CO | co | co | co | |
| ο , ο Ε Ε | Não tratado | AMF | 29 | V m | 48 |

φ ο ζ
Síntese de outros compostos baseado em manipulação genética
Várias outras estruturas de parte principal manipuláveis foram preparadas. Usando a química acima, vários grupos funcionais diferentes podem ser presos aos grupos COOH e amina livres. Essas estruturas bási5 cas formam todos os outros compostos preferidos da invenção (os átomos de H não são mostrados).
B1

Inativação dos domínios ER5 e DH15 em PKS de nistatina, sem hidroxilação em C-10.
B2

Inativação dos domínios ER5 e KR16 em PKS de nistatina.
B3
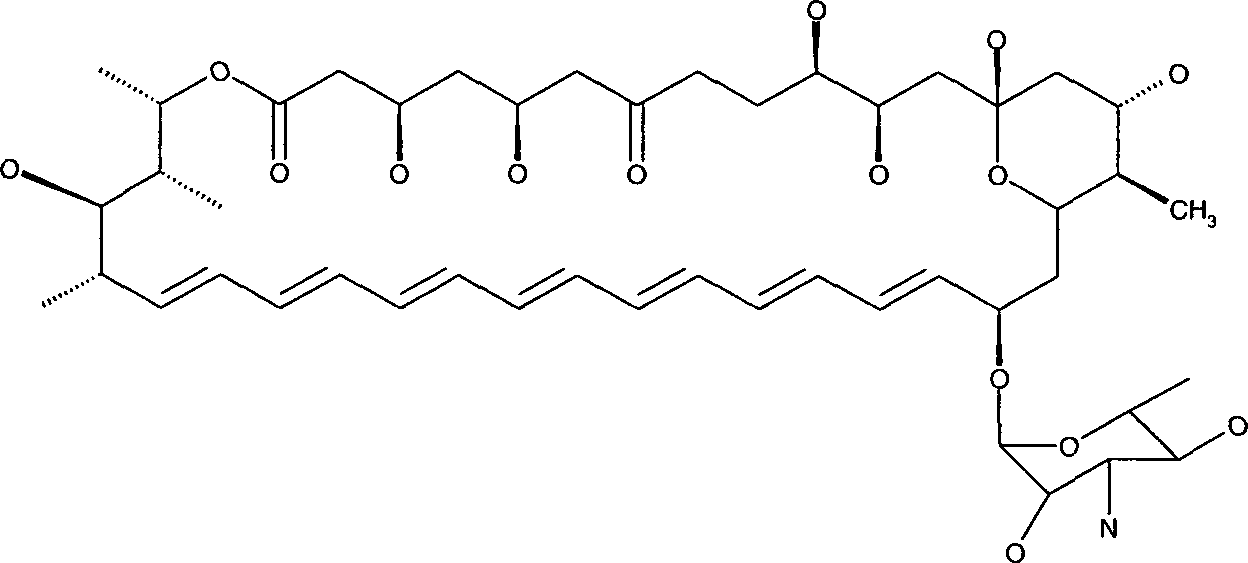
Inativação dos domínios ER5, DH15 em PKS de nistatina e mo80 no-oxigenase de NysN, sem hidroxilação em C-10.
B4

Inativação do domínio ER5 em PKS e NysN de nistatina e mono-oxigenase de NysLs
B5

Inativação dos domínios ER5 e KR14 em PKS de nistatina e mono-oxigenase de NysN.

Inativação do domínio ER5 em PKS de nistatina e mono-oxigenase de NysL.
Β7 ο

Inativação dos domínios ER5 e KR16 em PKS de nistatina e mono-oxigenase de NysN.
Construção do mutante B2 Construção do vetor de substituição oênica para inativação de KR16
Todo o inserto de 14 kb do fago recombinante N20 (Brautaset e outros, 2000) foi excisado através do Xbal e clonado no plasmídeo pGEM3zf, proporcionando o pL20X. A partir desse plasmídeo, o fragmento BamHI de 3,7 kb foi excisado e ligado no pGEM-3zf, resultando no plasmídeo pGEMB3.7. Um fragmento de DNA de 0,8 kb (incluindo o resíduo Y3404 do sítio ativo KR16) foi, então, amplificado por PCR a partir do pGEMB3.7 usando os seguintes iniciadores:
KR16-F1: 5’-ttttctgCAGCCGACCGGCACCGTCC-3’ (sentido), e KR16-1R: 5’-ttttaaGCTTCCTGGACCGCGCGGG-3’ (antissentido)
O produto de PCR foi terminalmente digerido com Pstl e Hindlll (novos sítios de reconhecimento sublinhados nos dois iniciadores de PCR) e clonado nos sítios correspondentes do pLITMUS28, proporcionando o pLITPH0.8. O último plasmídeo serviu como um modelo para mutagênese sítiodirigida do sítio ativo KR16 usando os seguintes oligonucleotídeos mutagênicos:
mutKR16-1F: 5’-CCCCGGCCAGGCCGGCTTÇGAAGCCGCCAACGCGGTCC-3’ (sentido) mutKR16-1R:
5’-GGACCGCGTTGGCGGCTTCGAAGCCGGCCTGGCCGGGG-3’ (antissentido)
Nucleotídeos com mutação são mostrados em negrito e o novo sítio de restrição BstBI introduzido está sublinhado. Usando esses dois oligonucleotídeos, a Tyr do sítio ativo KR16 é substituída por Phe e, simultaneamente, a próxima Ala a jusante é substituída por Glu, proporcionando a mutação dupla YA3404FE. Um plasmídeo com a mutação correta foi identificado através de digestão com BstBI e todo o clone inserido foi sequenciado para rastrear quaisquer outras mutações indesejadas. A partir do plasmídeo com mutação correta, o fragmento Bpu102l/Bpu10l de 627 bp foi excisado e usado para substituir o fragmento correspondente do plasmídeo pGEMB3.7, proporcionando o plasmídeo pGEMB3.7m. A partir do último plasmídeo, todo o inserto de 3,7 kb foi excisado com EcoRI/Hindlll e ligado junto com a parte principal EcoRI/Hindlll de 3,1 kb do pSOK201, proporcionando o vetor de substituição gênica pKR16m.
Substituição gênica
O último vetor foi introduzido no mutante GG5073SP nysA-deficiente de S. noursei (Borgos e outros, 2006) através de recombinante homóloga dupla. A mutação KR16 cromossômica correta foi verificada usando PCR + digestão com BstBI, bem como Southern blot, antes da produção de polieno ser restaurada através de introdução do gene nysA in trans, conforme descrito em alguma parte aqui (Brautaset e outros, 2003). O mutante resultante foi designado B2.
Construção do mutante B7
O plasmídeo pKOnysN-CL346AS (veja PNAS-manus) foi introduzido no B2 nysA-deficiente através de recombinação homóloga dupla. A mutação nysN cromossômica correta foi verificada usando PCR e digestão com Nhel, bem como Southern blot, antes da produção de polieno ser restaurada através de introdução do gene nysA in trans, conforme descrito em alguma parte aqui (Brautaset e outros, 2003). O mutante resultante foi designado B7.
Construção do mutante B5
Construção do vetor de substituição gênica para inativação de KR14
O fragmento Bcll/EcoRI de 4,0 kb do plasmídeo pL20X (veja es83 tratégia B2, acima) foi excisado e ligado no pGEM-3zf digerido com BamHI/EcoRI, proporcionando o pBE4.0. Um fragmento de 1 kb foi amplificado por PCR a partir do último plasmídeo usando os seguintes iniciadores: KR14-F1: 5’- TTCGGCGGCGTAATCTCC-3’ (sentido) e
KR14-R1: 5’- ttttaaGCTTCCACGGCGAGGTGC-3’ (antissentido)
O fragmento de PCR foi digerido com Saci e Hindlll (novo sítio de reconhecimento está sublinhado no iniciador) e ligado no pLITMUS28, proporcionando o pLITHSI .0 e o último plasmídeo foi usado como um modelo para mutagênese sítio dirigida do sítio ativo KR14 usando os seguintes oligonucleotídeos mutagênicos:
KR14-mut1: 5’-CCCGGGCCAGGCCAACTTCGAAGCTGCCAACGCCGTCCTG-3’ (sentido), KR14-mut2: 5’-CAGGACGGCGTTGGCAGCTTCGAAGTTGGCCTGGCCCGGG-3’ (antissentido)
Nucleotídeos com mutação são mostrados em negrito e o novo sítio de reconhecimento BstBI introduzido está sublinhado. Usando esses dois oligonucleotídeos, a Tyr do sítio ativo KR14 é substituída por Phe e, simultaneamente, a próxima Ala a jusante é substituída por Glu, proporcionando a mutação dupla YA9197FE. Um plasmídeo com a mutação correta foi identificada através de digestão com BstBI e o inserto todo clonado foi sequenciado para rastrear quaisquer outras mutações indesejadas. A partir do plasmídeo com mutação correta, o fragmento Fsel/Ascl de 0,7 kb foi excisado e usado para substituir o fragmento correspondente do plasmídeo pBE4.0, proporcionando o pBE4.0mut. A partir do último plasmídeo, todo o inserto de 4,0 kb foi excisado com EcoRI/Hindlll e ligado junto com a parte principal EcoRI/Hindlll de 3,1 kb do pSOK201, proporcionando o vetor de substituição gênica pKR14m.
Substituições qênicas
O último vetor foi introduzido no mutante de S. noursei nysAdeficiente GG5073SP (Borgos e outros, 2006) através de recombinante homóloga dupla. A mutação KR14 cromossômica correta foi verificada usando PCR + digestão com BstBI, bem como Southern blot, antes da produção de polieno ser restaurada através de introdução do gene nysA in trans, conforme descrito aqui em alguma parte (Brautaset e outros, 2003). O mutante resultante foi designado BSG015.
Em seguida, o vetor de inativação de nysN pKOnysN-CL346AS (veja PNAS-manus) foi introduzido em BSG015nysA-deficiente através de recombinação homóloga dupla. A mutação nysN cromossômica correta foi verificada usando PCR e digestão com Nhel, bem como Southern blot, antes que a produção de polieno fosse restaurada através de introdução do gene nysA in trans, conforme descrito aqui em alguma parte (Brautaset e outros, 2003). O mutante resultante foi designado B5.
Construção do mutante B4
Construção do vetor de substituição qênica para inativação de nvsL
O plasmídeo com deleção em-rede por substituição do gene nysL pNLD1 foi descrito (Volokhan e outros, 2006) e o inserto clonado de 4,2 kb desse plasmídeo inclui regiões da região de codificação nysN de S. noursei. De forma a introduzir a mutação nysL em uma base mutante nysNCL346ST, nós tivemos de modificar esse plasmídeo para incluir essa mutação nysN também. Isso foi feito como segue: o fragmento Agel/Fspal de 1011 bp do plasmídeo pSOK201nysN4.1-CL346ST (veja pedido de patente da Biosergen, Maio de 2007) foi excisado e usado para substituir o fragmento correspondente do plasmídeo pNLD1, proporcionando o plasmídeo de substituição gênica pNLD2.
Substituição qênica
O plasmídeo pNLD2 foi introduzido no Composto 1 nysA-deficiente através de recombinante homóloga dupla. A mutação nysL cromossômica correta foi verificada usando PCR e digestão com Nhel, bem como Southern blot, antes da produção de polieno ser restaurada através de introdução do gene nysA in trans, conforme descrito aqui em alguma parte (Brautaset e outros, 2003). O mutante resultante foi designado B4.
B1 e B3
Inativação do sítio ativo DH15 His966 de NvsJ:
Objetivo: Introduzir uma mutação sítio-específica no sítio ativo
DH15 de nysJ, levando à mutação por substituição H966F no domínio DH15 Procedimento:
Digerir pL20X com Bcll + Sphl e clonar o fragmento de 3,33 kb no pGEM11-zf digerido com BamHI/Sphl = pDH15-A
Digerir pDH15-A com EcoRI+Hindlll e clonar o fragmento de 3,34 kb nos sítios correspondentes do pGEM3-zf = pDH15-B
Realizar mutagênese sítio-dirigida usando o modelo pDH15-B e com os seguintes oligonucleotídeos mutagênicos:
Mut-DH15-1:
5’- CACCCCTGGCTCGCCGACTTÇGTCGTCGGCGGCATGGTC -3’
Mut-DH15-2:
5’- GACCATGCCGCCGACGACGAAGTCGGCGAGCCAGGGGTG -3’
Nucleotídeos com mutação são indicados em negrito. A mutação destrói o sítio Btrl natural nessa posição.
Verificar a mutação correta através de digestão com Brtl e sequenciamento de DNA = pDH15-Bmut.
Isolar o fragmento-1 EcoRI/SacI de 1,6 kg do pDH15-B; O fragmento2 Hindlll/Bglll de 1,1 kb do pDH15-B e o fragmento-3 Sacl/Bglll do pDH15Bmut e ligar todos os três fragmentos juntos com a parte principal EcoRl/Hindlll do pSOK201 de 3,1 kb; pDH15-123
Prosseguir com a substituição gênica em S. noursei.
Verificações de mutações DH15 de S. noursei corretas
Mutantes do 1o cruzamento podem ser verificados através de Southern blot após digestão com Notl do DNA total e usando o inserto de 3,33 kb rotulado de pDH15-A como uma sonda. O tipo silvestre proporcionará sinais de 5,2 + 8 kb, enquanto que o mutante do 1° cruzamento correto (ambas variantes teóricas) proporcionará sinais de 5,2 + 6,4 + 8 kb.
Mutantes do 2o cruzamento podem ser analisados através de PCR usando os seguintes iniciadores:
o DH15-F: 5’ - CCTTCCTCGAACTCGGCC - 3’ o DH15-R: 5’ - GCGTAGATCTCGGTGTCG - 3’
- o que proporcionará o produto de 817 bp. O produto de PCR da cepa pre86 cursora pode ser digerido com Btrl, proporcionando fragmentos de 392 bp e 425 bp, enquanto que o produto de PCR do mutante não pode ser cortado com Btrl. Adicionalmente, o 2o mutante pode também ser verificado através de Southern blot usando o produto de PCR de 817 bp rotulado como uma 5 sonda. O DNA da cepa precursora, digerido com Btrl, proporcionará o fragmento de hibridização de 0,95 kb + 0,45 kb, enquanto que o DNA Btrldigerido do mutante proporcionará o fragmento de hibridização de 1,4 kb. Construção do mutante B1
A mutação DH15 foi introduzida na cepa GG5073SP nysA10 deficiente e o mutante correto foi, então, complementado com o gene nysA in trans.
Construção de mutantes B3
A mutação nysN-CL346ST foi introduzida na base genética B1S1 nysA-deficiente e a cepa com mutação correta foi complementada com o . 15 gene nysA in trans, proporcionando o mutante B3-1S.
Eficácia in vivo da anfotericina B e novos análogos de S44HP em um modelo de camundongo neutropênico de candidíase disseminada
Os camundongos foram tornados neutropênicos através de injeção com mono-hidrato de ciclofosfamida (Fluka, BioChemika, Sigma-Aldrich, 20 Suíça) intraperitonealmente a 2 x 100 mg/kg de peso corporal 1 dia antes de infecção.
Infecção disseminada com Candida albicans foi obtida através de injeção de 3 x 10⁵ CFU/ml de inóculo via a veia caudal lateral de camundongos neutropênicos 2 h antes do início da terapia com antibiótico. A eficá25 cia de antibióticos na eliminação de infecção por C. albicans foi avaliada através de avaliação da carga fúngica em rins durante tratamento de 4 dias (1 dose por dia). Os resultados são apresentados na figura 17.
Anfotericina B foi administrada na maior dose de 2 mg/kg (exatamente abaixo da MTD).
Esses resultados mostram claramente que o composto 28 e composto 29 são consideravelmente melhores do que a anfotericina B, uma vez que:
1) Eles mostram uma toxicidade aguda aproximadamente 5-7 vezes menor;
2) Eles demonstram eficácia 5-10 vezes menor no tratamento de candidíase disseminada no modelo de camundongo neutropênico;
3) Eles são solúveis em glicose a 5% (> 10 mg/ml), enquanto que a solubilidade da anfotericina B é < 1 mg/ml.
Embora o composto 25 e composto 26 sejam menos ativos do que a anfotericina B no modelo de camundongo neutropênico de candidíase, eles mostram toxicidade aguda muito menor (aproximadamente 20 vezes 10 menor do que a anfotericina B) e, portanto, ainda são considerados candidatos interessantes.
Claims (8)
- REIVINDICAÇÕES ou um sal farmaceuticamente aceitável deste.
- 2. Composto, de acordo com a reivindicação 1, caracterizado pelo fato de que está na forma de um sal que é formado com um ácido orgânico ou inorgânico fisiologicamente aceitável que é ácido acético, aspártico, benzenossulfônico, benzoico, bicarbônico, bissulfúrico, bitartárico, butírico, edetato de cálcio, cansilaico, carbônico, clorobenzóico, cítrico, edético, edisilaico, estólico, esila, esilaico, fórmico, fumárico, glucéptico, glucônico, glutâmico, glicolilarsanílico, hexâmico, hexil-resorcinóico, hidrabâmico, bromídrico, clorídrico, iodídrico, hidroxinaftóico, isetiônico, láctico, lactobiônico, maleico, málico, malônico, mandélico, metanossulfônico, metilnítrico, metil-sulfúrico, múcico, mucônico, napsilaico, nítrico, oxálico, p-nitrometano-sulfônico, pamoico, pantotênico, fosfórico, monohidrogeno fosfórico, di-hidrogeno fosfórico, ftálico, poligalacturônico, propiônico, salicílico, esteárico, succínico, sulfâmico, sulfanílico, sulfônico, sulfúrico, tânico, tartárico, teóclico ou toluenossulfônico.
- 3. Composto, de acordo com a reivindicação 1, caracterizado pelo fato de que está na forma de um sal que é formado com uma base que é uma amina primária, secundária ou terciária, uma amina substituída, uma amina cíclica, arginina, betaina, cafeína, colina, Ν,Ν-dibenziletilenodiamina, dietilamina, 2-dietilaminoetanol, 2-dimetilaminoetanol, etanolamina, etilenodiamina, N-etilmorfolina, N-etilpiperidina, glucamina, glicosamina, histidina, hidrabamina, isopropilamina, lisina, metilglucamina, morfolina, piperazina, piperidina, uma resina de poliamina, procaína, uma purina, teobromo, trietilamina, trimePetição 870180134984, de 27/09/2018, pág. 7/13 tilamina ou tripropilamina.
- 4. Composto, de acordo com a reivindicação 1, caracterizado pelo fato de que está na forma de um sal de glutamato.
- 5. Composição, caracterizada pelo fato de que compreende um 5 composto, como definido em qualquer uma das reivindicações 1 a 4, e um veículo, diluente ou excipiente.
- 6. Composição, de acordo com a reivindicação 5, caracterizada pelo fato de que é um produto farmacêutico.
- 7. Uso do composto, como definido em qualquer uma das reivin10 dicações 1 a 4, caracterizado pelo fato de ser para a fabricação de uma composição para o tratamento de infecções fúngicas.
- 8. Uso, do composto, como definido em qualquer uma das reivindicações 1 a 4, caracterizado pelo fato de ser como um desinfetante ou como um conservante.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| GBGB0712881.2A GB0712881D0 (en) | 2007-07-03 | 2007-07-03 | Compounds |
| PCT/GB2008/002238 WO2009004322A2 (en) | 2007-07-03 | 2008-06-30 | Derivatives of nystatin and their use as antifungal agents |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| BRPI0814613A2 BRPI0814613A2 (pt) | 2015-01-27 |
| BRPI0814613B1 true BRPI0814613B1 (pt) | 2018-12-26 |
| BRPI0814613B8 BRPI0814613B8 (pt) | 2021-05-25 |
Family
ID=38440303
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0814613A BRPI0814613B8 (pt) | 2007-07-03 | 2008-06-30 | composto derivado de nistatina, sua composição e seus usos |
Country Status (10)
| Country | Link |
|---|---|
| US (2) | US8415312B2 (pt) |
| EP (1) | EP2176276B1 (pt) |
| JP (1) | JP5314680B2 (pt) |
| KR (1) | KR101462301B1 (pt) |
| CN (1) | CN101801991B (pt) |
| BR (1) | BRPI0814613B8 (pt) |
| ES (1) | ES2522618T3 (pt) |
| GB (1) | GB0712881D0 (pt) |
| RU (1) | RU2488590C2 (pt) |
| WO (1) | WO2009004322A2 (pt) |
Families Citing this family (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR101138840B1 (ko) * | 2009-12-28 | 2012-05-10 | 주식회사 셀트리온화학연구소 | 이마티닙 다이클로로아세트산염 및 이를 포함하는 항암제 조성물 |
| KR101379978B1 (ko) * | 2011-12-30 | 2014-04-02 | 인하대학교 산학협력단 | 신규 폴리엔 화합물, 이의 제조방법 및 이를 유효성분으로 포함하는 항진균제 |
| KR102548341B1 (ko) * | 2013-10-07 | 2023-06-26 | 더 보오드 오브 트러스티스 오브 더 유니버시티 오브 일리노이즈 | 개선된 치료 지수를 갖는 암포테리신 b 유도체 |
| WO2020160443A1 (en) * | 2019-01-31 | 2020-08-06 | Sigma-Aldrich Co. Llc | Antifungal agents with improved water solubility |
| KR20230031188A (ko) * | 2020-02-26 | 2023-03-07 | 바이오써젠 에이에스 | 치료적 폴리엔 마크롤리드의 제약 조성물 및 그의 사용 방법 |
| GB202406857D0 (en) * | 2024-05-15 | 2024-06-26 | Univ Manchester | Polyenes |
| WO2025253319A1 (en) | 2024-06-05 | 2025-12-11 | Biosergen As | Polyene macrolide for use in methods for treatment of fungal infections |
Family Cites Families (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3244590A (en) * | 1960-12-23 | 1966-04-05 | Rutgers Res And Educational Fo | Polyenic compounds and procedures related thereto |
| US3945993A (en) | 1971-06-07 | 1976-03-23 | Rutgers Research And Educational Foundation | Derivatives of polyene macrolide antibiotics |
| DE2417993C2 (de) | 1974-04-11 | 1982-07-01 | Leningradskij naučno-issledovatel'skij institut antibiotikov, Leningrad | Polyenmacrolidantibiotica-Komplexe, Verfahren zu deren Herstellung und diese Verbindungen enthaltende Arzneimittel |
| DE2706156C3 (de) * | 1977-02-14 | 1981-08-20 | Vsesojuznyj naučno-issledovatel'skij technologičeskij institut antibiotikov i fermentov medicinskogo naznačenija, Leningrad | N,N,N-Trimethylderivate amphoterer, antimykotischer Polyenantibiotika und Verfahren zu deren Herstellung |
| PL122884B1 (en) | 1978-07-19 | 1982-08-31 | Politechnika Gdanska | Method of manufacture of quaternary trimethylammonium salts of inorganic derivatives of polyene macrolides |
| PL124710B1 (en) * | 1979-07-18 | 1983-02-28 | Politechnika Gdanska | Process for preparing esters of antibiotics from polyene macrolids group and their n-substituted derivatives |
| PL138831B1 (en) * | 1983-11-16 | 1986-11-29 | Politechnika Gdanska | Process for preparing l-aspartates of 3-/n,n-dimethylamino/-propylamides of antibiotics from polyene macrolids group |
| HU196230B (en) * | 1983-12-29 | 1988-10-28 | Chinoin Gyogyszer Es Vegyeszet | Process for producing water-soluble forms of polyene antibiotics and pharmaceutics comprising such active ingredient and plant protective with antifungal effect |
| PL142848B1 (en) * | 1984-10-29 | 1987-12-31 | Politechnika Gdanska | Method of obtaining derivatives of n-/n,n-dimethylaminoacyl methyl esters and 3-/n,n-dimethylamino/-propylamides of polyenic acrolydes |
| EP0431874A1 (en) * | 1989-12-08 | 1991-06-12 | Beecham Group p.l.c. | Novel compounds |
| PL180253B1 (pl) | 1995-05-13 | 2001-01-31 | Politechnika Gdanska | Pochodne N-metylo-N-glikozylowe estrów metylowych antybiotyków z grupy makrolidów polienowych i ich sole oraz sposób ich otrzymywania PL PL PL PL PL PL |
| US7141660B2 (en) * | 2000-02-08 | 2006-11-28 | Sinvent As | Genes encoding a nystatin polyketide synthase and their manipulation and utility |
| US6664241B2 (en) * | 2000-05-31 | 2003-12-16 | Micrologix Biotech Inc. | Water-soluble amide derivatives of polyene macrolides and preparation and uses thereof |
| AU2002258125A1 (en) * | 2001-05-31 | 2002-12-09 | University College Dublin | Engineered biosynthesis of novel polyenes |
-
2007
- 2007-07-03 GB GBGB0712881.2A patent/GB0712881D0/en not_active Ceased
-
2008
- 2008-06-30 ES ES08775793.6T patent/ES2522618T3/es active Active
- 2008-06-30 CN CN200880103561.7A patent/CN101801991B/zh active Active
- 2008-06-30 US US12/667,434 patent/US8415312B2/en active Active
- 2008-06-30 EP EP08775793.6A patent/EP2176276B1/en active Active
- 2008-06-30 WO PCT/GB2008/002238 patent/WO2009004322A2/en not_active Ceased
- 2008-06-30 JP JP2010514116A patent/JP5314680B2/ja active Active
- 2008-06-30 BR BRPI0814613A patent/BRPI0814613B8/pt active IP Right Grant
- 2008-06-30 RU RU2010101930/04A patent/RU2488590C2/ru active
- 2008-06-30 KR KR1020107002466A patent/KR101462301B1/ko active Active
-
2013
- 2013-03-08 US US13/790,140 patent/US20140031534A1/en not_active Abandoned
Also Published As
| Publication number | Publication date |
|---|---|
| JP2010531865A (ja) | 2010-09-30 |
| CN101801991B (zh) | 2014-07-09 |
| CN101801991A (zh) | 2010-08-11 |
| JP5314680B2 (ja) | 2013-10-16 |
| WO2009004322A2 (en) | 2009-01-08 |
| EP2176276B1 (en) | 2014-07-30 |
| BRPI0814613B8 (pt) | 2021-05-25 |
| KR20100047248A (ko) | 2010-05-07 |
| BRPI0814613A2 (pt) | 2015-01-27 |
| US8415312B2 (en) | 2013-04-09 |
| EP2176276A2 (en) | 2010-04-21 |
| KR101462301B1 (ko) | 2014-11-14 |
| ES2522618T3 (es) | 2014-11-17 |
| RU2488590C2 (ru) | 2013-07-27 |
| GB0712881D0 (en) | 2007-08-15 |
| RU2010101930A (ru) | 2011-08-10 |
| US20100286077A1 (en) | 2010-11-11 |
| WO2009004322A3 (en) | 2009-04-23 |
| US20140031534A1 (en) | 2014-01-30 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CN101801991B (zh) | 化合物 | |
| CN101326192B (zh) | 新型二氢伪红霉素衍生物 | |
| AU8590398A (en) | Method for large-scale production of di(uridine 5'-tetraphosphate) and salts thereof | |
| CA2876074A1 (en) | N-substituted second generation derivatives of antifungal antibiotic amphotericin b and methods of their preparation and application | |
| AU2100200A (en) | Antiprotozoal saponins | |
| JPH09500103A (ja) | シクロヘキサペプチジルアミノアルキルエーテル | |
| US5696084A (en) | Amino-lipopetide antifungal agents | |
| AU9317698A (en) | 3'-n-modified 6-o-substituted erythromycin ketolide derivatives having antibacterial activity | |
| PT649854E (pt) | Bisconjugados compreendendo dois sacaridos e um espacador | |
| AU622197B2 (en) | BU-3608 derivatives | |
| PT824539E (pt) | Compostos de dialquiltiacumicina | |
| EP0222186A2 (en) | Erythromycin derivatives /A | |
| WO2006100330A2 (es) | Antibióticos polienos, composiciones que los contengan, procedimiento y microorganismos para su obtención y sus aplicaciones | |
| JP7046344B2 (ja) | 抗真菌薬に対する活性増強作用を有する新規環状ペプチド化合物及びその製造方法 | |
| KR102686975B1 (ko) | 신규 fk506 유도체 및 이를 포함하는 발모 촉진용 조성물 | |
| US5952299A (en) | Cyclic peptide nuclei and derivatives thereof | |
| WO2013132014A1 (en) | Semisynthetic derivatives of nystatin a1 | |
| TW200946678A (en) | Aminosuger compound and production method thereof | |
| US20190127313A1 (en) | Antimicrobial agents | |
| ES2295865T3 (es) | Compuestos de anillo de 14 y 15 miembros novedosos. | |
| HUP0102412A2 (hu) | 2"-Dezoxi-higromicin-származékok | |
| KR100474161B1 (ko) | 에어로트리신 유도체, 이의 제조 방법 및 이를 함유하는 약학조성물 | |
| ES2323397B1 (es) | Macrolidos polienos metilados, procedimiento para su obtencion y sus aplicaciones. | |
| CN102741243A (zh) | 新型化合物拟无枝酸菌糖衍生物、它们的生产方法和应用 | |
| US20060106028A1 (en) | Polycyclic aromatics and derivatives thereof and processes for their preparation |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B07D | Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette] | ||
| B06F | Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette] | ||
| B07E | Notice of approval relating to section 229 industrial property law [chapter 7.5 patent gazette] | ||
| B06A | Notification to applicant to reply to the report for non-patentability or inadequacy of the application [chapter 6.1 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted |
Free format text: PRAZO DE VALIDADE: 10 (DEZ) ANOS CONTADOS A PARTIR DE 26/12/2018, OBSERVADAS AS CONDICOES LEGAIS. |
|
| B16C | Correction of notification of the grant |
Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 30/06/2008 OBSERVADAS AS CONDICOES LEGAIS. PATENTE CONCEDIDA CONFORME ADI 5.529/DF |