BRPI0923797B1 - Método para produzir um éster. - Google Patents
Método para produzir um éster. Download PDFInfo
- Publication number
- BRPI0923797B1 BRPI0923797B1 BRPI0923797-6A BRPI0923797A BRPI0923797B1 BR PI0923797 B1 BRPI0923797 B1 BR PI0923797B1 BR PI0923797 A BRPI0923797 A BR PI0923797A BR PI0923797 B1 BRPI0923797 B1 BR PI0923797B1
- Authority
- BR
- Brazil
- Prior art keywords
- polyol
- acid
- ester
- mixture
- polyols
- Prior art date
Links
- 0 **=*CCCN Chemical compound **=*CCCN 0.000 description 4
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C231/00—Preparation of carboxylic acid amides
- C07C231/02—Preparation of carboxylic acid amides from carboxylic acids or from esters, anhydrides, or halides thereof by reaction with ammonia or amines
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/34—Preparation of carboxylic acids or their salts, halides or anhydrides by oxidation with ozone; by hydrolysis of ozonides
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/03—Preparation of carboxylic acid esters by reacting an ester group with a hydroxy group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/30—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group
- C07C67/333—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group by isomerisation; by change of size of the carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/39—Preparation of carboxylic acid esters by oxidation of groups which are precursors for the acid moiety of the ester
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/39—Preparation of carboxylic acid esters by oxidation of groups which are precursors for the acid moiety of the ester
- C07C67/40—Preparation of carboxylic acid esters by oxidation of groups which are precursors for the acid moiety of the ester by oxidation of primary alcohols
-
- C—CHEMISTRY; METALLURGY
- C11—ANIMAL OR VEGETABLE OILS, FATS, FATTY SUBSTANCES OR WAXES; FATTY ACIDS THEREFROM; DETERGENTS; CANDLES
- C11C—FATTY ACIDS FROM FATS, OILS OR WAXES; CANDLES; FATS, OILS OR FATTY ACIDS BY CHEMICAL MODIFICATION OF FATS, OILS, OR FATTY ACIDS OBTAINED THEREFROM
- C11C3/00—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom
- C11C3/003—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom by esterification of fatty acids with alcohols
-
- C—CHEMISTRY; METALLURGY
- C11—ANIMAL OR VEGETABLE OILS, FATS, FATTY SUBSTANCES OR WAXES; FATTY ACIDS THEREFROM; DETERGENTS; CANDLES
- C11C—FATTY ACIDS FROM FATS, OILS OR WAXES; CANDLES; FATS, OILS OR FATTY ACIDS BY CHEMICAL MODIFICATION OF FATS, OILS, OR FATTY ACIDS OBTAINED THEREFROM
- C11C3/00—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom
- C11C3/006—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom by oxidation
-
- C—CHEMISTRY; METALLURGY
- C11—ANIMAL OR VEGETABLE OILS, FATS, FATTY SUBSTANCES OR WAXES; FATTY ACIDS THEREFROM; DETERGENTS; CANDLES
- C11C—FATTY ACIDS FROM FATS, OILS OR WAXES; CANDLES; FATS, OILS OR FATTY ACIDS BY CHEMICAL MODIFICATION OF FATS, OILS, OR FATTY ACIDS OBTAINED THEREFROM
- C11C3/00—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom
- C11C3/02—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom by esterification of fatty acids with glycerol
- C11C3/025—Fats, oils, or fatty acids by chemical modification of fats, oils, or fatty acids obtained therefrom by esterification of fatty acids with glycerol with a stoechiometric excess of glycerol
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- General Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Wood Science & Technology (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Polyurethanes Or Polyureas (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Macromonomer-Based Addition Polymer (AREA)
- Catalysts (AREA)
Description
(54) Título: MÉTODO PARA PRODUZIR UM ÉSTER.
(51) Int.CI.: C07C 67/03; C07C 67/333; C11C 3/00; C11C 3/02 (30) Prioridade Unionista: 31/12/2008 US 61/141879 (73) Titular(es): BATTELLE MEMORIAL INSTITUTE (72) Inventor(es): DANIEL B. GARBARK; HERMAN PAUL BENECKE “MÉTODO PARA PRODUZIR UM ÉSTER”
Este pedido diz respeito ao Pedido U. S. Série N° 11/912,546, depositado em 25 de outubro de 2007, que é uma entrada de estágio nacional do US 2006/016022, depositado em 26 de abril de 2006, intitulado Métodos para a Produção de Polióis a partir de óleos e seu Uso na Produção de Poliésteres e Poliuretanos; Pedido Condicional U. S. Série N° 61/141,694, depositado na mesma data junto com este, intitulado Pré-Esterificação de polióis Primários para melhorar a Solubilidade em Solventes Usados no Processo de Poliol (Certificado do Representante N° BAT 0142 MA); Pedido condicional U. S. Série N° 61/141,882, depositado na mesma data junto com r
este, intitulado Uso de Ácidos Graxos como Material de Alimentação no Processo de Poliol (Certificado do Representante N° BAT 0143 MA) e Pedido Condicional U. S. Série N° 61/141,865, depositado na mesma data junto com este, intitulado Preparação com Menos Solvente de Polióis pela
Ozonólise (Certificado do Representante N° BAT 0144 MA) cada um dos quais é incorporado neste por referência.
A invenção fornece métodos para converter óleos vegetais e/ou animais (por exemplo, óleo de soja) para álcoois altamente funcionalizados em rendimentos essencialmente quantitativos por um processo de ozonólise. Os álcoois funcionalizados são úteis para a reação adicional para a produção de poliésteres e poliuretanos. A invenção fornece um processo que é capaz de utilizar recursos renováveis, tais como óleos e gorduras derivados de plantas e animais.
Os polióis são muito úteis para a produção e revestimentos com base em poliuretano e espumas, bem como aplicações de poliéster. O óleo de soja, que é composto primariamente de ácidos graxos insaturados, é um precursor potencial para a produção de polióis pela adição da funcionalidade de hidroxila à suas numerosas ligações duplas. É desejável que esta funcionalidade de hidroxila seja primária, em vez de secundária para te atingir a reatividade de poliol intensificada na preparação de poliuretanos e poliésteres de isocianatos e ácidos carboxílicos, anidridos, cloretos ácidos ou ésteres, respectivamente. Uma desvantagem do óleo de soja que necessita uma solução viável é o fato que cerca de 16 por cento de seus ácidos graxos sejam saturados e desta maneira não facilmente responsáveis pela hidroxilação.
Um tipo de modificação de óleo de soja descrito na literatura usa hidroformilação para a adição de hidrogênio e grupos formila através de »
suas ligações duplas, seguido pela redução destes grupos formila a grupos '10 hidroximetila. Visto que este método produz grupos hidroxila primários, as desvantagens incluem o fato que os catalisadores de metal de transição caros são necessários em ambas as etapas e apenas um grupo hidroxila é introduzido por ligação dupla original. A monoidroxilação de óleo de soja por epoxidação seguido pela hidrogenação ou hidratação de ligação dupla direta (tipicamente acompanhado por hidrólise de triglicerídeo indesejada) resulta na geração de um grupo hidroxila secundário por ligação dupla original. A adição de dois grupos hidroxila através das ligações duplas de óleo de soja (diidroxilação) requer a catálise de metal de transição ou o uso estequiométrico de reagentes caros, tais como permanganato enquanto gera grupos hidroxila secundários em vez de primários.
A literatura divulga a ozonólise de temperatura baixa de alquenos com álcoois simples e catalisador de trifluoreto de boro seguido pelo refluxo para a produção de ésteres. Ver J. Neumeister, et al., Angew. Chem. Int. Ed., Vol. 17, p. 939, (1978) and J.L. Sebedio, et al., Chemistry and
Physics of Lipids, Vol. 35, p. 21 (1984). Um mecanismo provável para a ozonólise de temperatura baixa debatida acima é mostrada na Figura 1.
Mostramos que uma molozonida é gerada em temperaturas relativamente baixas na presença de um álcool e um ácido de Bronsted ou Lewis e que o aldeído pode ser capturado pela conversão a este acetal e o óxido de carbonila *
pode ser capturado pela conversão a um alcóxi hidroperóxido. Na presença de ozônio, o aldeído cetal é convertido ao hidrotrióxido correspondente em temperaturas relativamente baixas. Se a temperatura de reação for então elevada à temperatura de refluxo geral, os fragmentos de hidrotrióxido para a formação de um éster pela perda de oxigênio e um equivalente de álcool original. Em temperaturas elevadas e na presença de um ácido, tal como trifluoreto de boro, o alcóxido hidroperóxido eliminará água também para a formação de um éster em rendimentos essencialmente quantitativos. Este t
processo total converte cada carbono olefínico ao carbonil carbono de um Ί0 grupo éster de modo que dois grupos éster sejam produzidos a partir de cada ligação dupla.
Um método para produzir um éster de poliol é descrito. O método inclui clivar oxidativamente um ácido graxo insaturado derivado de um óleo biofundamentado de modo que substancialmente todas as ligações duplas de são convertidas a grupos de ácido carboxílico e esterificação do ácido carboxílico com um poliol primário para formar um poliol secundário ou com um monoálcool para formar um éster alquílico de ácido carboxílico. O poliol secundário ou éster alquílico de ácido carboxílico pode ser opcionalmente amidificado ou transesterificado.
A Figura 1 é uma descrição esquemática das reações envolvidas na ozonólise de dois estágios de uma ligação dupla generalizada na presença de um álcool e do catalisador trifluoreto de boro.
A Figura 2 é uma descrição esquemática, as reações envolvidas na ozonólise de dois estágios de uma ligação dupla generalizada na presença de um poliol e do catalisador trifluoreto de boro.
A Figura 3 é uma descrição esquemática das etapas e dos produtos específicos envolvidos na conversão de uma molécula de óleo de soja idealizada pela ozonólize e transesterificação de triglicerídeo na presença de glicerina e trifluoreto de boro a um éster álcool com as proporções relativas dos ácidos graxos individuais indicados. Os processos e os produtos primários de cada ácido graxo são mostrados.
A Figura 4 é uma descrição esquemática das etapas envolvidas na conversão de uma molécula de soja idealizada pela ozonólise e transesterificação de triglicerídeo na presença de metanol e trifluoreto de boro aos ésteres metílicos clivados como intermediários. Os processos primários e os intermediários de cada ácido graxo são indicados.
A Figura 5 é uma descrição esquemática dos processos de amidificação e produtos que começam com os ésteres metílicos clivados intermediários (após a ozonólise e a transesterificação de triglicerídeo iniciais) e então reação com dietanolamina para a produção do produto de amida álcool final.
A Figura 6 é um diagrama de fluxo esquemático que mostra um método para a preparação de éster álcoois de óleo vegetal pela preparação inicial de ésteres alquílicos seguido pela transesterificação com glicerina ou qualquer poliol.
A Figura 7 é uma descrição esquemática da amidação de ácidos graxos de triglicerídeo na cadeia principal de triglicerídeo para a geração dos amida álcoois de ácido graxo.
A Figura 8 é uma descrição esquemática da transesterifcação dos ácidos graxos na cadeia principal de triglicerídeo para a geração de éster álcoois de ácido graxo.
A Figura 9 mostra os componentes azeláicos (C9) principais em éster polióis de óleo de soja e polióis mistos.
A Figure 10 mostra exemplos de vários amida polióis azeláicos e amida polióis híbridos que podem ser feitos usando-se os métodos da presente invenção.
A Figura 11 mostra exemplos de vários ésteres de soja híbridos e amida polióis que podem ser feitos usando-se os métodos da presente invenção.
A Fig. 12 é um esquema que descreve os ácidos de oxidação formados pela clivagem oxidativa de vários ácidos graxos.
A Fig. 13 é um esquema que descreve as etapas e os produtos 5 específicos envolvidos na conversão de componentes de ácido de soja pela clivagem oxidativa para formar ácidos de oxidação seguido por esterificação na presença de glicerina em razões de hidroxila/carboxila relativamente altas.
A Fig. 14 é um esquema que descreve as etapas e os produtos específicos formados a partir da esterificação de ácidos de oxidação derivados de ácido graxo com glicerina sob razões de hidroxila/carbonila relativamente baixas que apresentam cobertura com ácidos monofuncionais e reticulação que envolve glicerina.
As Figs. 15A-B são esquemas que descrevem a clivagem oxidativa de ácidos graxos para formar ácidos de oxidação seguido por esterificação com metanol seguido por transesterificação com glicerina sob razões de glicerina/carboxila relativamente altas e baixas.
A Fig. 16 é um esquema que mostra a clivagem oxidativa de ésteres metílicos de ácido graxo seguido por esterificação com metanol e transesterificação com glicerina sob razões de hidroxila/carboxila altas e baixas.
A Fig. 17 é um esquema que descreve a clivagem oxidativa de componentes de ácido graxo típicos para formar ácidos de oxidação seguido por esterificação com metanol seguido por amidificação com dietanolamina.
A Fig. 18 é um esquema que descreve a amidificação inicial de 25 óleo de soja ou ácidos graxos com dietanolamina, seguido por clivagem oxidativa e esterificação com glicerina sob razões de hidroxila/carboxila.
Amplamente, os métodos para a ozonólise e transesterificação de óleos biofundamentado, derivados de óleo ou óleos modificados para a geração de ésteres altamente íuncionalizados, éster álcoois, amidas e amida álcoois são descritos. Por óleos biofundamentados, entendemos óleos vegetais ou gorduras animais tendo pelo menos uma cadeia principal de triglicerídeo, em que pelo menos um ácido graxo tem pelo menos uma ligação dupla. Pelos derivados de óleo biofundamentado, entendemos derivados de óleos biofundamentado, tais como óleo de soja hidroformilado, óleo de soja epoxidado hidrogenado e outros em que a derivatização de ácido graxo ocorre junto com a cadeia principal de ácido graxo. Por óleos modificados biofundamentado entendemos óleos biofundamentado que foram modificados pela transesterificação ou amidificação dos ácidos graxos na cadeia principal de triglicerídeo.
Um método amplo para produzir um éster inclui a reação de um óleo biofundamentado, derivado de óleo, ou óleo modificado com ozônio e álcool em uma temperatura entre cerca de -80° C e cerca de 80° C para produzir produtos intermediários e submeter os produtos intermediários ao refluxo ou ainda reagir em temperatura menor que a de refluxo; em que os ésteres são produzidos a partir de produtos intermediários em locais de ligação duplos e, substancialmente todos os ácidos graxos são transesterificados aos ésteres nos locais de glicerídeo. Os ésteres podem ser opcionalmente amidificados, se desejado.
Um outro método amplo para a produção de amidas inclui amidificar um óleo biofundamentado ou derivado de óleo de modo que substancialmente todos os ácidos graxos sejam amidificados nos locais de glicerídeo; reagir o óleo biofundamentado amidificado ou derivado de óleo com ozônio e álcool em uma temperatura entre cerca de -80° C e cerca de 80°
C para produzir produtos intermediários; submeter os produtos intermediários ao refluxo ou ainda reagir em temperatura menor que a de refluxo, em que os ésteres são produzidos a partir de produtos intermediários em locais de ligação duplos para produzir um éster/amida híbrido.
A ozonólise de olefinas é tipicamente realizada em temperaturas moderadas a elevadas, por meio do qual a molozonida inicialmente formada reajusta-se à ozonida que é então substituída por uma variedade de produtos. Embora não se deseje estar ligado por teoria, é presentemente acreditado que o mecanismo desta redisposição envolve a dissociação em um aldeído e um óxido de carbonila instável que recombinase para formar a ozonida. A divulgação neste fornece a ozonólise de temperatura baixa de ácidos graxos que produzem um produto de éster álcool sem qualquer ozonida ou substancialmente nenhuma ozonida como mostrado na Figura 2. Foi descoberto que se um poliol primário tal como glicerina for usado neste processo que principalmente um grupo será usado para a geração da funcionalidade de e os grupos de álcool remanescentes permanecerão pendentes na geração de éster glicerídeos. Por poliol primário entendemos um poliol tendo dois ou mais grupos hidroxila que podem ser usados como um reagente em vários processos. Por exemplo, o poliol primário pode ser usado como um reagente em um processo de ozonólise que usa pelo menos um de seus grupos hidroxila na formação de ligações de éster a componentes de ácido graxo na geração do poliol secundário ou como um reagente em um processo de esterificação de um ácido de oxidação.
Um método básico envolve a ozonólise combinada e a transesterificação de um óleo biofundamentado, derivado de óleo ou óleo modificado para a produção de ésteres. Como mostrado na Figura 1, se um monoálcool for usado, o processo produzirá um éster. Como mostrado na Figura 2, se um poliol for usado, um éster álcool será fabricado.
O processo tipicamente inclui o uso de um catalisador de ozonólise. O catalisador de ozonólise é, em geral, um ácido de Lewis ou um ácido de Bronsted. Os catalisadores adequados incluem, mas não limitam-se a, trifluoreto de boro, tricloreto de boro, tribrometo de boro, haletos de estanho (tais como cloretos de estanho), haletos de alumínio (tais como cloretos de alumínio), zeólitos (ácido sólido), peneiras moleculares (ácido sólido), ácido sulfurico, ácido fosfórico, ácido bórico, ácido acético e ácido hidroálico (tal como ácido clorídrico). O catalisador de ozonólise pode ser um catalisador ácido ligado por resina, tal como ácido propilsulfônico SiliaBond ou Amberlite® IR-120 (resinas macrorreticulares ou gellulares ou sílica covalentemente ligada aos grupos de ácido sulfônico ou ácido carboxílico). Uma vantagem de um ácido sólido ou catalisador ácido ligado por resina é que este pode ser removido a partir da mistura de reação por filtração simples.
O processo, em geral, acontece em uma temperatura em uma faixa de cerca de -80° C a cerca de 80° C, tipicamente cerca de 0° C e cerca de 40° C ou cerca de 10° C e cerca de 20° C.
O processo pode acontecer na presença de um solvente, se desejado. Os solventes adequados incluem, mas, não são limitados a, solventes de éster, solventes de cetona, solventes clorados, solventes de amida ou combinações destes. Os exemplos de solventes adequados incluem, mas não limitam-se a, acetato de etila, acetona, metil etil cetona, clorofórmio, cloreto de metileno e N-metilpirrolidinona.
Quando o álcool é um poliol primário, um éster álcool é produzido. Os polióis adequados incluem, mas não limitam-se a, glicerina, trimetilolpropano, pentaeritritol ou propileno glicol, alditóis, tais como sorbitol, aldoses tal como glicose, cetoses, tal como frutose, cetoses reduzidas e dissacarídeos tais como sacarose.
Quando o álcool é um monoálcool, o processo pode proceder muito lentamente para ser prático em um processo comercial e o tempo de reação estendido pode levar à oxidação indesejada do monoálcool por ozônio.
Portanto, pode ser desejável introduzir um oxidante. Os oxidantes adequados incluem, mas não são limitados a peróxido de hidrogênio, Oxone® (peroximonossulfato de potássio), ácido de Caro ou combinações destes.
O uso de um óleo modificado, que foi transesterificado a ésteres ou amidificados aos locais de glicerídeo de ácido graxo antes de reagir com o ozônio e com o álcool, permite a produção C9 híbrido ou azelato ésteres (o principal componente na mistura de reação) em que o éster em uma extremidade do azelato diéster é diferente do éster na outra extremidade ou produção de amida ésteres em que uma amida é posicionada em uma extremidade do azelato e um éster está na outra extremidade. A fim de produzir uma composição de éster híbrida, o álcool usado na ozonólise é diferente do álcool usado para transesterificar os ésteres nos locais de glicerídeo de ácido graxo.
Os ésteres produzidos pelo processo pode ser opcionalmente amidificado para formar amidas. Um método de amidificar os ésteres para formar amidas ocorre pela reação de um álcool de amida com os ésteres para formar as amidas. O processo de amidificação pode incluir o aquecimento da mistura de éster/álcool de amina, destilação da mistura de éster/álcool de amina e/ou refluxo da mistura de éster/álcool de amina, a fim de conduzir a reação até a finalização. Um catalisador de amidificação pode ser usado, embora não seja necessário, se o álcool de amina for etanolamina, devido a seus tempos de reação relativamente curtos ou se a reação for deixada proceder por períodos adequados de tempo. Os catalisadores adequados incluem, mas não limitam-se a, trifluoreto de boro, metóxido de sódio, iodeto de sódio, cianeto de sódio ou combinações destes.
Um outro método amplo para a produção de amidas inclui a amidificação de um óleo biofundamentado ou derivado de óleo de modo que substancialmente todos os ácidos graxos sejam amidificados nos locais de triglicerídeo, como mostrado na Figura 7. O óleo biofundamentado amidificado ou derivado de óleo é então reagido com ozônio e álcool para a produção de ésteres nos locais de ligação duplos. Este processo permite a produção de éster/amida híbridos.
O éster no éster/amida híbrido pode ser opcionalmente amidificado. Se um amina álcool for usado para o processo de amidificação inicial daquele usado no segundo processo de amidificação, então C9 ou diamidas híbridas de ácido azeláico (o componente principal na mistura de reação) serão produzidos em que a funcionalidade de amida em uma extremidade da molécula é diferente da funcionalidade de na outra extremidade.
ÉSTER POLIÓIS
A seguinte seção debate os glicerídeos álcool altamente funcionalizados (ou polióis de glicerídeo) a partir do óleo de soja pela ozonólise na presença de glicerina e trifluoreto de boro como mostrado na Figura 3. A glicerina é um poliol primário candidato para a produção de éter poliol visto que este é projetado ser produzido em volume alto como um subproduto na produção de soyato de metila (biodiesel). Outros polióis primários candidatos incluem, mas não limitam-se a, propileno glicol (um diol), trimetilolpropano (um triol) e pentaeritritol (um tetrazol), alditóis, tais como sorbitol e outras aldoses e cetoses, tais como glicose e ffutose, cetoses reduzidas e dissacarídeos, tais como sacarose.
Amplamente, a ozonólise de óleo de soja é tipicamente realizada na presença de um catalisador, tais como quantidades catalíticas de trifluoreto de boro ou ácido sulfórico (por exemplo, 0,01 a 0,25 equivalentes) e glicerina (por exemplo, 0,4 a 4 equivalentes de glicerina) (em comparação com o número de ligações duplas reativas mais locais de triglicerídeo) em cerca de -80° C e cerca de 80° C (preferivelmente cerca de 0° C e cerca de 40° C) em um solvente tais como aqueles divulgados neste.
r
E esperado que os agentes de desidratação, tais como peneiras moleculares e sulfato de magnésio estabilizem o produto de éster pela redução da hidrólise do éster do produto durante o estágio de refluxo com base em precedentes químicos.
A finalização da ozonólise foi indicada por uma solução de teste de iodeto de potássio/amido e a mistura de reação foi submetida ao refluxo tipicamente uma hora ou mais no mesmo recipiente de reação. Trifluoreto de boro ou ácido sulfurico foram removidos pelo tratamento com carbonato ou bicarbonato de sódio ou potássio e a solução de acetato de etila resultante foi lavada com água para a remoção de glicerina.
Um benefício de usar trifluoreto de boro ou ácido sulfurico como o catalisador é que isto também funciona como um catalisador de transesterificação eficaz de modo que a glicerina também soffa reações de transesterificação no local de cadeia principal de triglicerídeo de ácido graxo original enquanto substitui parcial ou completamente a glicerina original do ácido graxo. Embora não se deseje estar ligado por teoria, acredita-se que este processo de transesterificação ocorra durante o estágio de refluxo seguindo a ozonólise de temperatura mais baixa. Outros ácidos de Lewis e Bronsted também podem funcionar como catalisadores de transesterificação (ver a lista em outra parte neste).
A espectroscopia de RMN e de IR de próton combinada confirmou que os processos e produtos primários que começam com uma molécula de óleo de soja idealizada que apresenta as proporções relativas de ácidos graxos individuais são principalmente 1-monoglicerídeos quando um excesso de poliol primário é usado como indicativo na Figura 3. Entretanto, alguns 2-monoglicerídeos e diglicerídeos também são produzidos. Se a funcionalidade de diglicerídeo for desejada no produto poliol, quantidades menores de poliol primário serão usadas. A Figura 3 ilustra reações típicas para uma molécula de óleo de soja idealizada. A Figura 3 também mostra que grupos de monoglicerídeo tomam-se ligados a cada átomo de carbono olefínico original e os grupos carboxílicos de ácido graxo originais também são transesterificados primariamente a grupos de monoglicerídeo para a geração de uma mistura de primariamente 1-monoglicerídeos, 2monoglicerídeos e diglicerídeos. Desta maneira, não apenas os grupos de ácido graxo insaturados multiplicam-se derivados por glicerina, mas os ácidos graxos saturados a 16 % também são convertidos primariamente a monoglicerídeos por transesterificação em seus locais de ácido carboxílico.
A glicerina (por exemplo, quatro equivalentes) foi usada a fim de produzir primariamente monoglicerídeos nos locais de ligação dupla e minimizar a formação de diglicerídeos e triglicerídeos pela reação adicional de grupos de álcool de produto pendente com os intermediários de ozonólise. Entretanto, os diglicerídeos tomar-se-ão mais prevalecentes nas concentrações de poliol primárias inferiores e diglicerídeos ainda podem funcionar como polióis visto que estes têm grupos hidroxila disponíveis. Uma estrutura típica para diglicerídeos é mostrada abaixo como a Fórmula I.
OH

H
Isto segue visto que quanto mais alta a concentração de glicerina, maior a probabilidade que, visto que um grupo hidroxila de uma molécula de glicerina (preferivelmente grupos hidroxila primário) reage com o aldeído ou intermediários de óxido de carbonila, os grupos hidroxila remanescentes em que a molécula não estará envolvida neste tipo de reações.
1-Monoglicerídeos têm uma combinação 1:1 de grupos hidroxila primários e secundários para a preparação de poliuretanos e poliésteres. A combinação de grupos hidroxila primários mais reativos e grupos hidroxila secundários menos reativos podem levar à curas iniciais rápidas e formação de viscosidade inicial rápida seguido por uma cura final mais lenta. Entretanto, quando usa-se polióis de partida compreendidos, de maneira substancial, exclusivamente de grupos hidroxila primários, tais como trimetilolpropano ou pentaeritritol, substancialmente, os grupos hidroxila pendentes serão necessariamente primários em estado natural e estão em tomo da reatividade inicial igual.
O peso teórico para a preparação de monoglicerídeos de óleo de soja mostrado acima é de cerca de duas vezes o peso de partida do óleo de soja e os rendimentos observados estiveram próximos a este fator. Desta maneira, o custo de materiais para esta transformação está próximo à média do custo por libra (0,45 kg) de óleo de soja e glicerina.
Os álcoois de glicerídeo obtidos foram claros e incolores e tiveram viscosidades baixas a moderadamente. Quando o acetato de etila é usado como o solvente, os valores de hidroxila variam de cerca de 90 a aproximadamente 400 ácidos dependendo da razão de glicerina a óleo de soja ou valores de material de partida pré-esterificado variou de cerca de 2 a cerca de 12 e os teores de glicerina foram reduzidos a <1 % com duas lavagens de água ou carbonato de potássio.
Quando os solventes de éster, tais como acetato de etila são usados, existe para uma reação secundária na produção de óleo vegetal (ou gordura animal) álcoois de glicerídeo (exemplo para óleo de soja mostrado na figura 3), ou álcoois de éster, em geral, que envolve a transesterificação dos grupos hidroxila livres nestes produtos com o solvente éster para formar os grupos hidroxila capeados com éster. Quando o acetato de etila é usado, os ésteres de acetato são formados nos locais de hidroxila, resultando na cobertura de alguns grupos hidroxila de modo que estes não estejam mais disponíveis para a reação adicional para a produção de espumas e revestimentos. Se a quantidade de cobertura de éster for aumentada, o valor de hidroxila será diminuído, desta maneira, fornecendo um meio para reduzir e ajustar os valores de hidroxila. As coberturas de éster também podem ser desejáveis visto que durante a purificação de produtos de poliol pela lavagem de água, a solubilidade do produto de álcool de éster é correspondentemente diminuída deixando o produto de poliol inferior perder-se na camada aquosa.
Diversos métodos estão disponíveis para controlar as reações de cobertura de éster e desta maneira, o valor de hidroxila do álcool de éster.
Um método é mostrado na figura 6, que ilustra um método alternativo para a preparação de álcoois de glicerídeo de óleo vegetal ou álcoois de éster em geral, pela reação (transesterificação) da mistura de éster metílico de óleo vegetal (mostrado na Figure 4) ou qualquer mistura de éster alcalino de óleo vegetal, com glicerina ou qualquer outro poliol tal como trimetilolpropano ou pentaeritritol, para formar a mesma composição de produto mostrada na Figura 3 ou álcoois de éster relacionados se os ésteres não forem usados como solventes na etapa de transesterificação. Também, se os ésteres forem usados como solventes na transesterificação da mistura da Figura 4 (ésteres alquílicos) com um poliol, um tempo de reação mais curto deve ser esperado em comparação com a transesterificação dos ácidos graxos na cadeia principal de triglicerídeo (como mostrado na Figura 3), desta maneira, levando à cobertura de éster diminuída os grupos hidroxila. Este método tem mérito por si próprio, mas envolve uma etapa extra do que a sequência mostrada na Figura 3.
Um outro método de controlar a cobertura do éster, em geral, é usar solventes que não são ésteres (tais como amidas, tais como NMP (1metil-2-pirrolidinona) e DMF (Ν,Ν-dimetil formamida); cetonas ou solventes clorados) e não pode entrar em reações de transesterificação com o produto ou grupos hidroxila reagentes. Altemativamente, ésteres impedidos tal como alquila (metila, etila, etc.) pivalatos (2,2-dimetilpropionatos de alquila) e 2metilpropionatos de alquila (isobutiratos) podem ser usados. Este tipo de éster impedido também serve como um solvente reciclável alternado para óleos vegetais e glicerina, enquanto sua tendência de entrar nas reações de transesterificação (como o acetato de etila) deve ser significantemente impedido devido ao impedimento estérico. O uso de butiratos e de pivalatos fornece as propriedades de solubilização boas de ésteres sem a cobertura de éster para fornecer o valor de hidroxila máximo como desejado.
Uma outra maneira de controlar a cobertura de éster é variar o tempo de refluxo. O aumento do tempo de refluxo aumenta a quantidade de cobertura de éster se ésteres forem usados como solventes de ozonólise.
A cobertura de éster da funcionalidade de poliol também pode ser controlada pela primeira transesterificação da cadeia principal de triglicerídeo, como mostrado na Figura 8 e descrito no Exemplo 2 e então realização da ozonólise como descrito no Exemplo 3, resultando em um tempo de reação mais curto quando os ésteres são usados como solvente.
A lavagem com água ou carbonato de potássio do produto em soluções de acetato de etila foi usada para a remoção da glicerina. Por causa do teor de hidroxila alto de muitos destes produtos, a divisão de água leva à perda extrema de rendimento de éster poliol. É esperado que o uso de água contendo a quantidade apropriada de sal dissolvido (cloreto de sódio, carbonato de potássio ou outros) levará à perda de produto reduzida correntemente observada com a lavagem de água. Embora não demonstrado, a glicerina usada presumivelmente pode ser separada das lavagens aquosas por destilação simples.
A fim de remover o trifluoreto de boro de catalisador ácido não ligado por resina eficazmente sem a divisão de água, resinas básicas, tais como Amberlyst® A-21 e Amberlyst® A-26 (resinas macro-reticulares ou gellulares de sílica covalentemente ligada aos grupos amina ou hidróxido de amônio quaternário), foram usados. O uso destas resinas também pode ser benéfico por causa da reciclagem de catalisador potencial pelo tratamento térmico para a liberação de trifluoreto de boro de resina ou pelo tratamento químico com íon de hidróxido. O carbonato de sódio foi usado para descontaminar e também decompor o catalisador de trifluoreto de boro.
A presente invenção permite a preparação de uma mistura única de componentes que são todas as extremidades funcionalizadas com grupos álcool ou poliol. Evidência indica quando estas misturas são reagidas com poliisocianatos para a formação de poliuretanos, que a mistura resultante de componentes de poliuretanos plastificam um ao outro de modo que uma temperatura de transição vítrea muito baixa para o poliuretano misto sejam medidos. Esta transição vítrea é de cerca de 100° C menor do que a esperada com base unicamente em valores de hidroxila de outros polióis biofundamentado, nenhum dos quais foi transesterificado ou amidado na cadeia principal de glicerídeo. Também, os polióis derivados destes ácidos graxos clivados têm viscosidades menores e mobilidades moleculares mais altas em comparação com estes polióis biofundamentado não clivados, que leva a reações mais eficientes com poliisocianatos e incorporação molecular na matriz polimérica. Este efeito é manifestado em poliuretanos derivados dos polióis da presente invenção dando extraíveis significantemente menores em comparação com outros polióis biofundamentado quando extraído com um solvente polar, tal como N,N-dimetilacetamida.
AMIDA ÁLCOOIS
A seguinte seção debate a produção de amida álcoois altamente funcionalizados a partir do óleo de soja pela ozonólise na presença de metanol e trifluoreto de boro seguido pela amidificação com amina álcoois. Refere-se às Figuras 4 e 5.
A ozonólise de óleo de soja foi realizada na presença de quantidades catalíticas de trifluoreto de boro (por exemplo, 0,25 equivalente com relação a todos os locais reativos) a 20 a 40° C em metanol como o r
solvente reativo. E antecipado que significantemente as concentrações inferiores de trifluoreto de boro ou outros de Lewis ou ácidos de Bronsted devem ser usados nesta etapa de ozonólise (ver a lista de catalisadores especificada em outra parte). A finalização da ozonólise foi indicada pelo iodeto de potássio extemo/solução de teste de amido. Esta mistura de reação foi então tipicamente submetido ao refluxo tipicamente por uma hora no mesmo recipiente de reação. Como estado previamente, além disso, para servir como um catalisador na desidratação de hidroperóxidos de metóxi intermediário e a conversão de aldeídos ao acetal, trifluoreto de boro também serve como um catalisador de transesterificação efetivo para gerar uma mistura de ésteres de metila nos locais do éster do ácido graxo original na estrutura de triglicerídeo enquanto a substituição de glicerina a partir do triglicerídeo. É antecipado que outro Lewis e ácidos de Bronsted podem ser usados para este propósito. Deste modo, não apenas são todos os átomos de carbono de ligação dupla de grupos de ácido graxo insaturados convertidos aos ésteres de metila por metanol, mas os ácidos graxos saturados a 16 % também são convertidos aos ésteres de metila pela transesterificação em seus locais do ácido carboxílico. RMN de próton combinado e espectroscopia IR e análise GC indicam que os processos primários e produtos de partida com uma molécula de óleo de _s.oja idealizado que mostra as proporções relativas dos ácidos graxos individuais são principalmente como indicados na Figura 4.
A amidificação da mistura do éster metílico foi realizada com uma amina álcoois dietanolamina, diisopropanolamina, N-metiletanolamina, N-etiletanolamina e etanolamina. Estas reações tipicamente usadas 1,2 a 1,5 equivalentes de amina e foram conduzidos próximo a finalização pela destilação da pressão ambiente do solvente de metanol e o metanol liberado durante a amidificação, ou apenas calor sob refluxo, ou em temperaturas inferiores. Estas reações de amidificação foram catalisados pelo trifluoreto de boro ou metóxido de sódio que foram removidos após esta reação foi completa pelo tratamento com as resinas de base forte Amberlyst A-26® ou a resina do ácido forte Amberlite® IR-120, respectivamente. A remoção de trifluoreto de boro foi monitorado pelos testes de chama no arame de cobre em que o trifluoreto de boro dando uma chama verde. Após as reações de amidificação com amina álcoois, aminas álcoois foram removidos pela destilação de caminho curto usando um mecanismo de destilação de caminho curto Kugelrohr em temperaturas tipicamente que variam de 70° C a 125° C e pressões que variam de 0,02 a 0,5 Torr.
RMN de próton e espectroscopia IR combinados indicam que os processos de amidificação primários e produtos de partida com os éster metílicos clivados após ozonólise inicial e então reagem com uma amina álcool tal como dietanolamina são principalmente como indicados abaixo na Figura 5. Deste modo, não apenas são os grupos do ácido graxo insaturado de multiplicidade do óleo de soja convertido as amida álcoois ou amida polióis em seus locais olefinicos bem como os locais do triglicerídeo do ácido graxo, mas os ácidos graxos saturados a 16 % também são convertidos a amida álcoois ou amida polióis em seus locais do ácido graxo.
O catalisador do trifluoreto de boro pode ser reciclado pela codestilação durante a destilação de dietanolamina, devido ao complexo forte de trifluoreto de boro com aminas.
Um problema que foi identificado é a oxidação de monoálcoois tal como metanol, que é usado ambos como um solvente e reagente pelo ozônio aos produtos oxidados (tal como ácido fórmico, que é ainda oxidado aos ésteres de formato, quando o metanol é usado). Os métodos que foram avaliados para minimizar este problema são listados abaixo:
(1) . Realizar ozonólise em temperaturas diminuídas, variando de -78° C (temperatura gelada) e cerca de 20° C;
(2) . Realizar a reação de ozonólise com álcoois menos propenso a oxidação do que o metanol tal como álcoois primários (etanol, 1propanol, 1-butanol, etc.), álcoois secundários (2-propanol, 2-hidroxibutano, etc.), ou álcoois terciários, tal como butanol terciário;
(3) . Realizar a reação de ozonólise usando co-solventes não reativos de ozônio alternativo (ésteres, cetonas, amidas terciárias, cetonas, solventes clorados) onde qualquer monoálcool usado como um reagente está presente em muitas concentrações inferiores e deste modo competirão muito menos efetivamente para oxidação com ozônio.
O catalisador de trifluoreto de boro pode ser reciclado pela codestilação durante a destilação de dietanolamina, devido ao complexo forte de trifluoreto de boro com aminas.
Todos os exemplos nestes são meramente ilustrativos dos aspectos típicos da invenção e não são significados limitar a invenção de qualquer maneira.
Exemplo 1
Este exemplo mostra um procedimento para a fabricação do glicerídeo álcoois ou principalmente monoglicerídeos de óleo de soja como mostrado na Figura 3 (também incluem os produtos tal como aquele na Figura 9 A, B, C).
Todas as etapas de fabricação de glicerídeo álcoois foram realizadas sob um revestimento de argônio. O ozonólise de óleo de soja foi realizado primeiro pela pesagem de 20,29 gramas de óleo de soja (0,02306 mol; 0,02036 x 12 = 0,2767 mol de ligação dupla mais locais reativos de triglicerídeos) e 101,34 gramas de glicerol (1,10 mol; 4 vezes o excesso molar) em um frasco de fundo redondo de 3 bocas de 500 mL. Um agitador magnético, acetato de etila (300 mL) e eterato de dietila de trifluoreto de boro (8,65 mL) foram adicionados ao frasco de fundo redondo. Um termoligador, tubo pulverizador e condensador (com uma entrada de gás ligada a um borbulhador contendo iodeto de potássio (1 % em peso) na solução de amido (1 %) foram ligados ao frasco de fundo redondo. O frasco de fundo redondo foi colocado em um banho de água gelada em uma placa agitadora magnética para manter a temperatura interna a 10 a 20° C e ozônio foi borbulhado através do tubo pulverizador na mistura por 2 horas até a reação ser indicada ser completa pela aparência de uma cor azul na solução de iodo-amido. O tubo pulverizador e banho de água gelada foram removidos e um revestimento de aquecimento foi usado para submeter esta mistura ao refluxo por 1 hora.
Após esfriamento em temperatura ambiente, carbonato de sódio (33 g) foi adicionado para neutralizar o trifluoreto de boro. Esta mistura foi agitada durante a noite, após no qual a água destilada (150 mL) foi adicionada e a mistura foi novamente bem agitado. A camada de acetato de etila foi removida em um funil separador e misturado novamente com água destilada (100 mL) por 3 minutos. A camada de acetato de etila foi colocada em um frasco de Erlenmeyer a 500 mL e secado com sulfato de sódio. Uma vez seco, a solução foi filtrada usando um funil de Buchner adaptado grosseiramente e o solvente foi removido em um evaporador rotativo (60° C em aproximadamente 2 Torr). O peso final deste produto foi 41,20 gramas que corresponde a um rendimento de 84,2% quando o rendimento teórico foi baseado na formação exclusiva de monoglicerídeos. Os valores de ácido e hidroxila foram 3,8 e 293,1 respectivamente. A espectroscopia RMN de próton que produziu um espectro de complexo, mas a maior porção pontuada do espectro de bis(2,3-diidróxi-l-propil)azelato com base nas comparações aos ésteres de 1-monoglicerídeos autênticos.
Exemplo 2
Este exemplo mostra a produção de óleo de soja transesterificado com propileno glicol ou glicerina como mostrado na Figura
8.
O óleo de soja foi adicionado a um frasco contendo propileno glicol (1 mol de óleo de soja/6 mol de propileno glicol) e carbonato de lítio (1,5 % em peso de óleo de soja) e o frasco foi aquecido a 185° C por 14 horas. O produto foi enxaguado com água destilada quente e secada. A espectroscopia de RMN de próton indicou a presença de monoéster de 1propileno glicol e não mono-, di- ou triglicerídeos.
Quando reage-se com glicerina, uma razão de operação de 1 mol de óleo de soja/20 mol de glicerina foi usado quando a reação foi realizada a 220° C por 100 horas para maximizar a quantidade de monoglicerídeos que dão uma composição contendo 70 % de monoglicerídeos, 29 % de diglicerídeos e um traço de triglicerídeo (soyato de glicerila).
Exemplo 3
Este exemplo mostra produção de um éster de álcool misturado, como na Fig. 9D.
O óleo de soja foi inicialmente transesterificado com glicerina 5 como especificado no Exemplo 2 para produzir soyato de glicerila. 50,0 g de soyato de glicerila foi reagido com ozônio na presença de 130 g de propileno glicol, eterato de trifluoreto de boro (13,4 mL) em clorofórmio (500 mL). A ozonólise foi realizado em temperatura ambiente até indicado ser completa pela passagem dos gases efluentes a partir da reação em um iodeto de potássio a 1 %/solução que indica o amido de ozônio e submetido a refluxo da solução , de ozonólise por uma hora. A mistura foi agitada com 60 g de carbonato de sódio por 20 horas e filtrado. A solução resultante foi inicialmente evaporada u
em um evaporador rotativo e um mecanismo de destilação de caminho curto (um mecanismo Kugelrohr) foi usado para destilar a vácuo ao excesso de propileno glicol a 80° C e 0,25 Torr. O produto final é um éster do álcool híbrido com glicerina pendente e grupos de hidroxila de propileno glicol com relação a metade de azelato na mistura do produto.
Exemplo 4
Este exemplo mostra um uso de um ácido de ligação de resina para catalisar ozonólise de soja.
g de óleo de soja que foi pré-transesterificado com glicerina foram reagidos com ozônio na presença de 64 g de glicerina, 34 g de ácido de propilsulfônico SiliaBond (ácido de ligação de sílica preparado por Silicycle, Inc.) e 300 mL de acetona. O tratamento de ozônio foi realizado a 1520° C, seguido por um refluxo de 1 hora. O ácido de ligação de resina foi filtrado e produto purificado pela destilação a vácuo. A composição do produto resultante incluída cerca de 83 % de monoglicerídeos com a balança sendo diglicerídeos. O rendimento foi cerca de 88 % quando o rendimento teórico foi com base na formação exclusiva de monoglicerídeos.
Exemplo 5
Este exemplo mostra um procedimento para a fabricação de amida álcoois (amida polióis tal como aquele na Figura 10 A, B, C, D) partida com óleo de soja transesterificado por metanol (modificado) (um produto comercial denominado Soyclear® ou mais geralmente denominado soyato de metila).
Um problema na fabricação do intermediário do éster derivado de monoálcool durante ozonólise de óleo de soja com mono-álcoois, tal como metanol, na presença dos catalisadores tal como trifluoreto de boro é que a oxidação deste acetal acíclico intermediário aos hidrotrióxidos aos ésteres desejados é muito menor. Este foi mostrado pela determinação da composição dos produtos de reação de óleo de soja usando vários métodos instrumentais, incluindo cromatografia de gás. Esta etapa inferior também é observada quando os aldeídos modelo foram submetidos as condições de ozonólise na presença de mono-álcoois e trifluoreto de boro.
A realização de ozonólise em temperaturas altas pode ser usada para conduzir esta reação ser completa, mas significa os problemas aumentados a partir da oxidação do álcool e perda de ozônio devido o período de reação longo requerido. Quando as reações foram realizadas em temperaturas baixas, a reação de oxidação levemente precedida e não progridem a finalização.
Um método alternativo para oxidação foi desenvolvido que efetivamente usado ao peróxido de hidrogênio para converter a mistura de aldeído/acetal ao éster do ácido carboxílico desejado. Sem desejar a ligação por teoria, é possível que (1) o peróxido de hidrogênio oxida o acetal a um intermediário que reajusta ao éster, ou (2) o aldeído é oxidado ao ácido carboxílico pelo peróxido de hidrogênio e o ácido carboxílico é então esterificado ao éster desejado.
Todas as etapas para fabricação de amida álcoois foram feitas sob um revestimento de argônio.
A primeira etapa na preparação de amida álcoois foi para preparar os ésteres metílicos de óleo de soja transesterificado por metanol. Soyclear® (151,50 gramas; 0,1714 mol; 0,1714 x 9 = 1,54 mol de locais reativos de ligação dupla,) foi pesado em um frasco de fundo redondo de 3 bocas a 1000 mL. Um agitador magnético, metanol (500 mL; 12,34 mol) e 6,52 mL 99 % de ácido sulfurico (0,122 moles) foram adicionados ao frasco. Um termoligador, tubo pulverizador e condensador (com uma entrada de gás ligada a um borbulhador contendo 1 % em peso de iodeto de potássio em 1 % em peso de solução de amido) foram ligados ao frasco de fundo redondo. O frasco foi colocado em um banho de água em uma placa agitadora magnética para manter temperatura a 20° C e ozônio foi adicionado através do tubo pulverizador na mistura por 20 horas (no qual o período próximo a quantidade teórica de ozônio requerido para clivar todas as ligações duplas foram adicionadas), após o que a solução de iodo-amido tomou-se azul. O tubo pulverizador e banho de água foram removidos, um revestimento de aquecimento foi colocado sob o frasco e a mistura foi submetida a refluxo por 1 hora. Após refluxo, 50 por cento de peróxido de hidrogênio (95 mL) foi adicionado a uma mistura e então submetido a refluxo por 3 horas (mistura foi submetida a refluxo por mais 1 hora mas nenhuma mudança foi observada). A mistura foi então fracionada com cloreto de metileno e água. A camada de cloreto de metileno também foi lavada com 10 % de bicarbonato de sódio e 10 % de sulfeto de sódio (para reduzir peróxido de hidrogênio não reagido) até uma mistura ser tanto neutra quanto não dar nenhuma resposta com peróxido indicando faixas. A solução foi então secada com sulfato de magnésio e filtrada. O produto foi purificado pela destilação de caminho curto para obter 140,3 g do líquido claro e incolor. Este rendimento deve ser melhorado pela destilação inicial do excesso de metanol ou pela extração continuada de todas as camadas aquosas com cloreto de metileno.
A segunda etapa envolvida na preparação de uma amida álcoois envolve a reação de ésteres metílicos de metanol transesterificados por óleo de soja preparado acima com 2-(etilamino) etanol (N-etiletanolamina). 2(Etilamino) etanol (137,01 g; 1,54 mol) foi adicionado a um fundo redondo contendo os ésteres metílicos de metanol transesterificado por óleo de soja (135,20 g; 0,116 mol ou 1,395 mol dos locais de reação totais), metóxido de sódio (15,38 g; 0,285 mol) e álcool metílico (50 ml). Um mecanismo de destilação de caminho curto foi ligado e a mistura foi aquecida a 100° C pela remoção de metanol. A reação foi monitorada pela diminuição do pico de éster IR em aproximadamente 1735 cníl e foi completo após 3 horas.
Após esfriamento em temperatura ambiente, o óleo foi dissolvido em metanol e agitado com 500 mL de Amberlite® IR-120 por 1 hora para neutralizar o métoxido de sódio. Uma solução foi filtrada e então agitada com 100 mL da resina Amberlyst A-26® (forma de hidróxido). A mistura foi filtrada e a resina foi lavada inteiramente com metanol. O volume do solvente foi então removido a vácuo em um evaporador rotativo e o óleo resultante foi colocado em um sistema Kugelrohr para remover o excesso residual de 2-(etilamino) etanol e o solvente em uma temperatura de 30° C e pressão de 0,04 a 0,2 Torr.
O peso final do produto foi 181,85 gramas, dando um rendimento de cerca de 85 %. O valor de hidroxila foi de 351,5. O pico IR a 1620 cm'1 é indicativo de uma estrutura de amida. A espectroscopia RMN de próton não mostrou evidência de triglierídeo. Os picos RMN a 3,3 a 3,6 ppm da região são indicativos da funcionalidade beta-hidroximetil amida e são características de rotação obstruída por amida consistente com estas estruturas de amida.
Os produtos de amida álcool ou amida poliol obtidos a partir deste processo geral foram claros e de cor laranja e tem viscosidade moderada. As reações de análogos foram realizadas com a amina álcool usado foi dietanolamina, diisopropanolamina, N-metiletanolamina e etanolamina.
Exemplo 6
Este exemplo mostra um procedimento de temperatura baixa para fabricação dos ésteres metílicos de óleo de soja transesterificado por metanol.
Soyclear® (10,0 g; 0,01 mol; 0,10 mol dos locais reativos de ligação dupla) foi pesado em um frasco de fundo redondo de 3 bocas de 500 mL. Um agitador magnético, metanol (150 mL), cloreto de metileno (150 mL) e eterato de dietil de trifluoreto de boro (3,25 mL; 0,03 mol) foram adicionados ao frasco. Um termômetro, tubo de pulverização e condensador (com uma entrada de gás ligada a um borbulhador contendo. 1 % em peso de iodeto de potássio em 1 % em peso de solução de amido) foram ligados ao frasco de fundo redondo. O frasco foi colocado em um banho de acetona gelado em uma placa agitadora magnética para manter temperatura a -68° C. O ozônio foi adicionado através de um tubo de pulverização na mistura por 1 hora em que a solução tomou-se azul na cor. O tubo de pulverização e o banho foi então removido e a solução deixada aquecer em temperatura ambiente. Uma vez que na temperatura ambiente, uma amostra foi tirada mostrando que todas as ligações duplas foram consumidas. Neste ponto, 50 por cento de peróxido de hidrogênio (10 mL) foi adicionado a solução, um manto de aquecimento foi colocado sob o frasco e a mistura foi submetida a refluxo por 2 horas. A amostragem revelou os produtos desejados. A mistura foi então tratada pela separação de cloreto de metileno-água em que o cloreto de metileno foi lavado com 10 % de bicarbonato de sódio e 10 % de sulfeto de sódio (para reduzir peróxido de hidrogênio não reagido) até uma mistura ser tanto neutra quanto dando nenhuma resposta com faixas indicadoras de peróxido. A solução foi então secada com sulfato de magnésio e filtrada. O produto foi purificado pela destilação de caminho curto dando rendimentos moderados.
Exemplo 7
Este exemplo mostra um procedimento para fabricação dos ésteres metílicos de óleo de soja transesterificado por metanol (mostrado na Figura 4).
O óleo de soja (128,0 g; 0,15 mol; 1,74 mol de locais reativos de ligação dupla mais locais reativos de Iriglicerídeo) foi pesado em um frasco de fundo redondo de 3 bocas a 500 mL. Um agitador magnético, metanol (266 mL) e 99 por cento de ácido sulfurico (3,0 mL; 0,06 mol) foram adicionados ao frasco. Um termoligador e condensador foram ligados ao frasco de fundo redondo. Um manto de aquecimento e a placa de agitação foi colocada sob o frasco e a mistura foi submetida ao refluxo por 3 horas (em que a mistura homogênea tomar-se homogênea.
O manto de aquecimento foi então substituído com um banho de água para manter a temperatura em tomo de 20° C. Um tubo de pulverização foi ligado ao frasco e uma entrada de gás com um borbulhador contendo 1 % em peso de iodeto de potássio em 1 % em peso de solução de amido foi ligado ao condensador. O ozônio foi adicionado através de um tubo de pulverização em uma mistura por 14 horas. O banho de água foi então substituído com um manto de aquecimento e a temperatura foi aumentada a 45° C. o ozônio foi interrompido após 7 horas e a solução foi submetida a refluxo por 5 horas. O ozônio foi então reiniciado e pulverizado em uma mistura por mais 13 horas a 45° C. A mistura foi então submetida a refluxo por mais 2 horas. A amostragem mostrou 99,3 % de reação completa. A mistura foi então tratada pela separação de cloreto de metileno-água em que o cloreto de metileno foi lavado com 10 % de bicarbonato de sódio e 5 % de sulfeto de sódio (para reduzir peróxido de hidrogênio não reagido) até uma mistura ser tanto neutra quanto dando nenhuma resposta com faixas indicadoras de peróxido. A solução foi então secada com sulfato de magnésio e filtrada. O produto foi purificado pela destilação de caminho curto para obter 146,3 g de líquido amarelo leve e claro. Destilação inicial da extração de metanol ou continuada de todas as camadas aquosas com cloreto de metileno deve ter melhorado este rendimento.
Exemplo 8
Este exemplo ilustra a amidificação dos ésteres metílicos clivados pelos ácidos graxos sem o uso do catalisador.
Os ésteres metílicos de óleo de soja transesterificados por metanol (20,0 g; o produto de ozonólise de soyato de metila em metanol descrito na primeira etapa do Exemplo 5) foram adicionados a 25,64 g (2 equivalentes) de etanolamina e 5 mL de metanol. A mistura foi aquecida a 120° C em um frasco ligado a um mecanismo de destilação de caminho curto durante a noite em pressão ambiente. Deste modo, o período de reação foi algo menos do que 16 horas. A reação foi mostrada ser completa pela perda do pico de éster a 1730 cm'1 em seu espectro infravermelho. O excesso de etanolamina foi removido pela destilação a vácuo.
Exemplo 9
Este exemplo mostra a amidificação dos ácidos graxos nos locais de estrutura de triglicerídeos como mostrado na Figura 7.
A amidificação da estrutura de ésteres pode ser realizado não r
apenas usando Ácidos Lewis e ácidos Bronsted, mas também usando bases como métoxido de sódio.
100,0 g de óleo de soja foi reagido com 286,0 g de dietanolamina (2 equivalentes) dissolvidos em 200 ml de metanol, usando
10,50 g de metóxido de sódio como um catalisador. A reação foi completa após o aquecimento da mistura de reação a 100° C por três horas durante o qual metanol foi coletado pela destilação de caminho curto. A mistura de reação foi purificada pela separação de acetato de etila/água para produzir o produto desejado em tomo de 98 % de rendimento. A espectroscopia NMR de próton indicou uma pureza de cerca de 98 % de pureza com a balança sendo ésteres metílicos.
Esta reação também pode ser realizada limpa, mas o uso de metanol intensifica a solubilidade e reduz os períodos de reação.
A reação pode ser realizada livre por catalisador, mas inferior, com uma ampla faixa de aminas. Ver exemplo 8.
Exemplo 10
Este exemplo mostra o uso dos ácidos graxos amidificados na estrutura de triglicerídeo (amidas de soja) para produzir materiais de éster/amida de soja híbrido tal como aquele mostrado na Figura I 1.
As amidas de soja (ácidos graxos amidificados na estrutura de triglicerídeo como descrito no Exemplo 9) pode ser convertido a um arranjo de híbridos de amida/éster com relação no componente de azelato. O óleo de soja de dietanolamida (200,0 g; de Exemplo 9) foi ozonizado por 26 horas a 15 a 25° C na presença de 500 g de propileno glicol usando 1 litro de clorofórmio como solvente e 51,65 mL de eterato de dietila de trifluoreto de boro. Após tratamento de ozônio, a solução foi submetida a refluxo por 1,5 horas. A mistura de reação foi neutralizada pela agitação de uma mistura por 3 horas com 166,5 g de carbonato de sódio em 300 mL de água. Estas soluções foram colocadas em um funil separador de 6 litros contendo 1350 mL de água. A camada de clorofórmio foi removido e a camada de água foi extraída novamente com 1325 mL de acetato de etila. O acetato de etila as camadas de clorofórmio foram combinados, secados com sulfato de magnésio e então filtrados. O solvente foi removido em um evaporador rotativo e colocado em um mecanismo de destilação de caminho curto Kugelrohr por
2,5 horas a 30° C a 0,17 Torr. Este processo produziu 289,25 g de material que constitui um rendimento de 81 %. O valor de hidroxila obtido no material foi de 343,6.
Para ilustrar a estrutura química desta mistura, apenas o componente de azelato resultante (o maior componente) deve ter funcionalidade de dietanolamida em uma extremidade final e o éster de propileno glicol na outra extremidade final. (Este produto deve ser então ainda amidificado com uma amida diferente para criar um sistema de amida híbrida tal como um na Figura 10 E).
Exemplo 11
Este exemplo mostra a amidificação dos derivados de óleo de soja para aumentar o valor de hidroxila.
A amidificação pode ser aplicada pelos derivados do óleo, tal como óleo de soja hidroformilado e óleo de soja epoxidado hidrogenado, para aumentar o valor de hidroxila e reatividade.
O óleo de soja epoxidado hidrogenado (257,0 g) foi amidificado com 131 g de dietanolamina com 6,55 g de metóxido de sódio e 280 mL metanol usando a amidificação e processo de purificação descrito pela amidificação de ésteres no Exemplo 9. O produto foi purificado pela separação de acetato de etila/água. Quando dietanolamina foi usada, o rendimento foi de 91 % e o produto tem um valor de hidroxila teórico de 498.
Este produto tem tanto os grupos de hidroxila primários (a partir da estrutura de dietanolamida) quanto dos grupos de hidroxila secundários junto com a cadeia de ácido graxo.
Exemplo 12
Este exemplo mostra a transesterificação de ésteres de monoálcool de óleo de soja (ésteres metílicos e etílicos) com glicerina para formar principalmente monoglicerídeos de óleo de soja (ilustrado na Figura 6).
g de ésteres etílico de soja (produto de ozonólise e refluxo de 25 óleo de soja em etanol com análogos de estrutura individuais aquele mostrado na Figura 4) foram adicionados a 30,0 g de glicerina, etanol (30 mL) e 99 % de ácido sulfurico (0,34 mL). A mistura foi aquecida a 120° C em um mecanismo de destilação de caminho curto por 6,5 horas. A reação foi analisada usando espectroscopia NMR que mostrou cerca de 54 % de produto de glicerídeo e balança sendo material de partida do éster etílico. O eterato de dietil de trifluoreto de boro (0,1 mL) foi adicionado e a solução foi aquecida a 120° C por 5 horas. A reação foi analisada pela espectroscopia NMR que indica a presença de cerca de 72 % de produto de glicerídeo total com a balança sendo o material de partida do éster etílico.
Em outro experimento, 30,0 g de ésteres metílicos de soja (produto de ozonólise e o refluxo de óleo de soja em metanol usando ácido sulfúrico como catalisador como ilustrado na Figura 4) foram adicionados a 96,8 g de glicerina, metanol (50 mL) e 7,15 g de metóxido de sódio (mostrado na Figura 6). A mistura foi aquecida a 100° C por 15,5 horas em um mecanismo de destilação de caminho curto e a temperatura foi aumentada a 130° C por 2 horas com vácuo sendo aplicado por 2 minutos finais de aquecimento. A reação foi analisada pela espectroscopia NMR que mostrou 55 % de produto de glicerídeo total com a balança sendo material de partida dos ésteres etílicos.
Revestimentos
Revestimentos de poliuretano e poliéster pode ser feito usando os álcoois de ésteres, polióis de ésteres, álcoois de amida e polióis de amida da presente invenção e reagindo com poliisocianatos, poliácidos, ou poliésteres.
Diversos revestimentos com vários polióis usando di- e triisocianatos específicos e misturas destes foram preparados. Estes revestimentos foram testados com relação a flexibilidade (ângulo de mandril cônico), resistência química (fricções MEK duplas), adesão (adesão de criação cruzada), resistência ao impacto (impacto direto e indireto com peso de 80 lb), dureza (medido pela escala de dureza de lápis) e brilho (medido com uma série de metro de brilho especular a 60°). As seguintes estruturas são justo componente de azealato de éster selecionado, álcoois híbridos de éster/amida e amida, com sua funcionalidade de hidroxila correspondente, que foram preparados e testados.
O
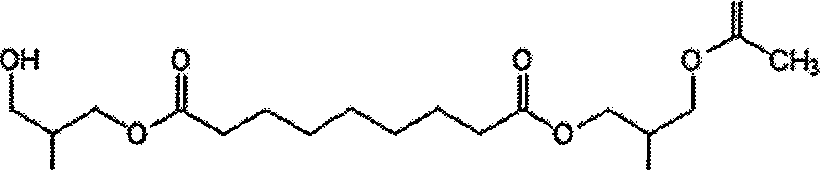
OH OH ‘‘esonogítcsfiáeoV & ôl«c & soja capeaáo tom achate fsaicioeaííáaáie' 4$ híáfoxila 5
O

OH OH «tsm 4* píop&me glicol «Ue & seja m»esu3^aá» á* htásxmb aj>íoxxm2áam«5.t.« 2.
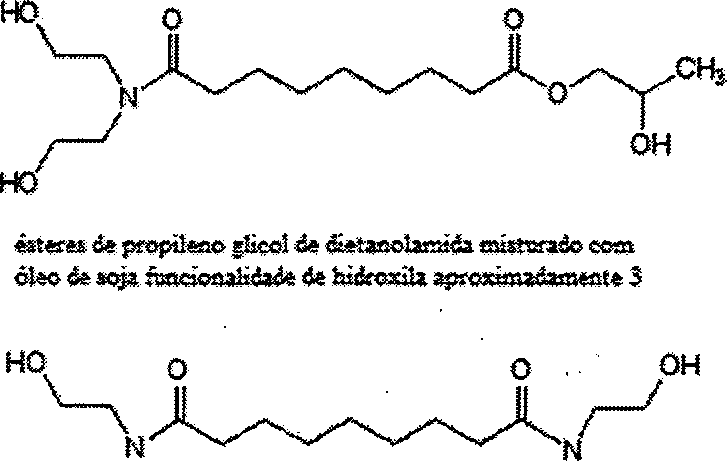
CHÍ CHj
- S<n»ti«teoí»«ãn» & «Uo «te ttgz

éstsí«4 êe pí^puassc £íiceí de N«mit^a«©lasmna msstta-aáo íos êlee de «toja de hs4xOítití jtproxíaiiadasswsfcfcê

— K-^iítsíaGO-tanKdi« cú© de seja fwcàesaa&hde de hidroxila jçx-oxímadameKte 2
Seguindo os isocianatos comerciais (com nomes comerciais, abreviações e funcionalidade de isocianato) foram usados nos trabalho de revestimentos: difenilmetano 4,4'-diisocianato (MDI, bifuncional); Isonato 143L (MDI modificado com um carbodiimida, trifuncional a < 90° C e bifuncional a > 90° C); Isobond 1088 (um derivado de MDI polimérico); Bayhydur 302 (Bayh. 302, um trímero de hexametileno 1,6-diisocianato, trifuncional); e 2,4-toluenodiisocianato (TDI, bifuncional).
Os revestimentos foram inicialmente curados a 120° C por 20 minutos usando 0,5 % de dilaurato de dibutilestanho, mas este toma-se evidente que a cura de 163° C por 20 minutos dá os revestimentos do desempenho maior de modo que a cura na temperatura alta foi adotada. Uma dureza de lápis mínima necessária para os revestimentos de uso geral é HB e uma dureza de 2H é suficientemente dura a ser usada em muitas aplicações onde a dureza alta é requerida. O lato brilho é avaliado nos revestimentos e leituras de brilho 60° de 90100° são considerados ser muito bom e leituras de brilho 60° próximas a 100° aquele requerido pelas finalizações de Classe
A.
Exemplo 13
Revestimentos de monoglicerídeos de óleo de soja capeado parcialmente com acetato (e não capeado)
Os revestimentos de poliuretano foram preparados de três amostras cobertas parcialmente por acetato diferentes tendo valores de hidroxila diferentes como especificado na Tabela 1 e combinações numerosas de isocianatos foram examinados.
Quando usando batelada de poliol 51056-66-28, mais revestimentos foram preparados das misturas de Bayhydur 302 e MDI e este foi determinado que revestimentos completamente bons foram obtidos quando subindexação com estas composições de misturas de isocianato (0,68 a 0,75 indexação). Dois dos melhores revestimentos foram obtidos em uma razão 90:10 de Bayhydur 302:MDI onde os valores de dureza de lápis de F e H foram obtidos (fórmulas 12-2105-4 e 12-2105-3). Um revestimento muito bom também foi obtido quando 51056-66-28 foi reagido com uma razão
50:50 de Bayhydur 302:MDI. O fato que estes bons revestimentos devem ser obtidos quando o isocianato está subindexado por cerca de 25 % e deve resultar a partir do fato que quando o poliol aproximadamente trifuncional reage com isocianatos com >íuncionalidade 2, uma estrutura suficientemente reticulada é estabelecida para fornecer propriedades de revestimentos bons enquanto deixam um pouco do poliol funcionalmente não reagido.
A batelada de poliol 51056-6-26, que tem um pouco valor de hidroxila inferior do que 5105666-28, foi principalmente reagido com misturas de Bayhydur 302, Isobond 1088 e Isonato 143L com isocianato indexação de 0,9 a 1,0. Como pode ser visto, alguns revestimentos muito bons foram obtidos, com fórmulas 2-0206-3 e 2-2606-1 (razão 10:90 de Bayhydur 302:Isobond 1088) sendo dois dos melhores revestimentos obtidos.
Uma amostra de poliol 51056-6-26 foi formulada com uma mistura 2:1 de TDI e Bayhydur 302 com nenhum solvente e a viscosidade foi tal que esta mistura foi aplicada bem as superfícies com uma pistola de ar de sifão comum sem requerer qualquer solvente orgânico. Este revestimento curado bem enquanto a passagem de todos os estes de desempenho e tem um brilho 60° de 97°. Tais formulações de poliol/isocianato não contendo quaisquer VOCs devem ser importantes por causa da formulação de tais misturas para os revestimentos de pulverização sem o uso dos solventes orgânicos é de valor alto mas difícil de atingir.
A batelada de poliol 51056-51-19 tem um valor apreciável de hidroxila inferior do que aquele de batelada de poliol 51056-66-28 ou 510566-26 devido a um procedimento de trabalhado diferente. Este poliol foi reagido principalmente com misturas de Bayhydur 302 e MDI. Fórmulas 22606-7 (90:10 Bayhydur 302:MDI e indexada a 1,0) dando um revestimento inferior em termos de dureza comparado aquele do poliol 51056-66-28 quando reagido com o mesmo, mas subindexado, composição de isocianato (fórmula 12-2105-4).
Um revestimento foi obtido usando monoglicerídeos de óleo de soja não capeados (5129011-32) que tem um valor de hidroxila de aproximadamente 585. Este-revestimento foi preparado pela reação com uma razão 50:50 de Bayhydur 302:MDI (fórmula 3-0106-1) usando aproximadamente indexação 1,0 e tem uma 214 dureza de lápis e um brilho
60° de 99°. Este revestimento foi classificado como um dos melhores revestimentos totais preparados.
Exemplo 14
Revestimentos a partir dos ésteres de propileno glicol de óleo de soja
Preparação e dados de desempenho dos ésteres de propileno glicol de óleo de soja são mostrados na Tabela 2. Significantemente pouco as composições de isocianato foram avaliados comparados aos monoglicerídeos de óleo de soja descritos na tabela 1. As composições de isocianato que foram avaliados com estes ésteres de propileno glicol não correspondem as melhores composições avaliadas com os glicerídeos visto que os dados favoráveis na tabela 1 foi obtido após os testes com ésteres de propileno glicol de óleo de soja foram iniciados.
O revestimento da fórmula 1-2306-5 foi um dos melhores desempenhos das composições de éster de propileno glicol/isocianato que utilizam uma razão 90:10 de Isobond 1088:Bayhydur 302, com uma relação de isocianato de 1,39. Um área de teste requer o melhoramento foi aquele que esta dureza de lápis foi apenas HB. Esta composição de isocianato é a mesma como os dois revestimentos de glicerídeo de desempenho alto, fórmulas 22606-1 e 2-2606-3 mas estes tem os valores que relacionam de isocianato de 1,0 e 0,90, respectivamente. O fato que estes revestimentos contendo glicerídeo tem melhores propriedades de desempenho melhor é provavelmente devido a esta diferença da relação. O revestimento da fórmula 1-2306-4 foi outro revestimento de realização relativamente alto derivado a partir do propileno glicol que também foi derivado de Isobond 1088 e Bayhydur 302 (com uma relação de isocianato de 1,39) mas sua dureza de lápis também foi HB.
Exemplo 15
Revestimentos derivados de óleo de soja contendo componentes de hidroxietilamida
Preparação e dados de desempenho desta classe dos derivados de poliuretano é mostrado na Tabela 3.
r
Esteres de propileno glicol de dietanolamida de óleo de soja (estrutura)
100 % de Bayhydur 302 dá um melhor revestimento em termos de dureza com poliol 51056-9528 quando a relação de isocianato foi 1,00 comparado ao 0,44 (fórmulas 2-2606-3 comparado ao 1-2606-1). Usando 100 % de Isonato 143L e Isobond 1088 com relação de isocianato de 1,00 dá os revestimentos inferiores comparados ao uso de Bayhydur 302.
Uma composição de poliuretano também foi preparado com, poliol 51056-95-28 usando uma composição 2:1 de 2,4-TDI:Bayhydur 302 e 10 % de um poliéster altamente ramificado foi adicionado como um agente de dureza. Este revestimento passou todos os testes de desempenho e tem uma dureza de lápis de 5H e um brilho 60° de 115°. Estes resultados fortemente indicam o uso de muitas quantidades pequenas de tais agentes de dureza significantemente intensificarão o desempenho de revestimentos de poliuretano não apenas preparado a partir destes revestimentos contendo hidroxietilamida mas também os revestimentos baseados em glicerídeo e baseados em propileno glicol também.
r
Esteres de propileno glicol de N-metiletanolamida de óleo de soja (estrutura)
O uso de 50:50 Bayhydur 302:MDI com relação de isocianato de apenas 0,57 dão bons resultados com um brilho 60° excepcional de 101° mas o revestimento de dureza de lápis foi apenas HB.
Oleo de soja totalmente amidificado com N-Metiletanolamina
O uso de 100 % de Isonato 143L com uma relação de isocianato de 0,73 dão um revestimento que bem testado exceto que este tem resistência química fraca (com base em fricções MEK) e apenas tem uma dureza de lápis de HB.
| 1 Tabela i. Resultados do teste de revestimentos de poiiuretano preparado a partir de Monoglicerídeo de óleo de soía capeado com acetato 1 | resultados de teste de revestimentos 1 | grau de brilho 60 | 94,1 | 101,0 | o ©Γ 00 | 90,2 | Os oo Os | ό s* | sO r- | | 79,9 | | 97,7 | 98,7 | 94,0 | 96,2 | Ό Ό* θ' | 97,0 | (a) os revestimentos são de 1,5 a 2,0 mils mm de espessura (seco) e curado com 0,5 % (de composição total) dilaurato de dibutilestanho por 20 minutos, (b) Valores de hidroxila: 51056-66-28 (288), 51056-51-19 (215), 51920-6-26 (250). (c) Escala de dureza de lápis: (mais macio) 5B, 4B, 3B, 2B, B, HB, F até 9H(mais duro), (d) 51290-11-32: monoRlicerideo não capeado tendo valor de hidroxila de aproximadamente 585. (**) Quatro dos melhores revestimentos totais preparados no trabalho da Fase 2. | ||||||||||||
| ! após união, impressão digital do polegar | Nenhum | Muito leve | Muito leve | Nenhum | | Muito leve | Nenhum | Nenhum | Leve | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | ||||||||||||||||
| dureza de lápis | ca Kl | 03 q- | a | « Kl | HB | £0 Kl | ã | üd | 2 n | a | 03 9· | 03 | | HEI | HB | co | HB | a | S N | Ch | HB | |||||||||
| impacto reverso (80 lb (36,29 kg)) | 0* | CU | Cd | Cd | cu | Cu | CU | CU | eu | Cd | o. | Cd | Cd | cu | c. | cu | Cd | cu | Cu | cu | Cu | c. | eu | ||||||
| impacto direto (80 lb (36,29 kg» | C, | CU | CU | CU | CU | Cd | Cu | Cu | cu | cu | Cu | cu | Cd | Cu | c. | cu | F P (40) | Cd | CU | eu | Cd | CU | cu | ||||||
| adesão de criação cruzada | Cu | Cd | Cd | Cd | Cu | Cd | CU | Cd | cu | Cd | Cd | Cd | eu | CU | Cd | £ o co | F (40%) | CU | cu | cu | cu | c. | eu | ||||||
| „ © ΰ ° β O o | P (SI dull) | P (Oulied) | Cd | Cd | P (Sl dull) | Cu | u, | cu | Cu | c. | eu | CU | cu | cu | Kl | F _©ίο_: | o. | Cd | Cd | c< | CU | SO “·<§ | |||||||
| ângulo de mandril cônico | CU | CU | cu | eu | Cd | cu | eu | eu | Cu | Cd | Cd | CU | cu | CU | cu | Cd | cu | Cu | Cd | eu | cu | CU | |||||||
| porcentagem de isocianato 1 | Bayh. i 302 | o o | O o | o θ' | o O\ | o Os | o r- | o r- | o | o Kl | o κι | o | 100 | o o | o θ' | o θ' | o o | o | o | o | o | o | |||||||
| Isobond 1088 | o Kl | o Os | o Os | ||||||||||||||||||||||||||
| Isonate 143L í | o o | o K | o θ' | ||||||||||||||||||||||||||
| MDI | o | o | o | O C-1 | o | o | O Ki | o | o | o | o | o o | |||||||||||||||||
| razão NCO/OH // 1 | temperatura de cura °C | ,7511 120 | ,75/1 163 | ,753 120 | ,681/ 163 | ,751/ 163 | — o v-> tS Γ-. | ,7511 163 | ,75// 120 | “ rs ο© Ό Ό — | ,75// 163 | €91 //00* I | 1,22// 163 | ©_ri — sO | ©„c-i — O | =t u O o S-3 | 1,0// 163% | 1,0// 163°C | © g | ς. υ © cs | © cs | Ο CS — Ό | ,90// 163°C | - υ O rs Os Ό | |||||
| & •o _ 2“· 3 S É 3 t2 es es b 3 O ε | 51056-66-281 12-2105-10 | 51056-66-28/ 12-2105-2 | 51056-66-28/ 12-2105-12 | 51056-66-28/ 12-2105-3 | 51056-66-28! 12-2105-4** | 51056-66-281 12-2105 14 | 51056-66-281 12-2105-6 | 51056-66-281 12-2105-16 | 151056-66-28/ 1 12-2105-7 | 51056-66-28! 12-2105-8 | 51 290-1 1-32·/ 3-0106-1** | 51056-51-19/ 1-1906-2 | o £ | 51056-51-19/ 2-2606-7 | 151059-51-19/ 2-2706-3 | 51056-51-19/ 2-2606-8 | 51056-51-19/ 2-2606-9 | 51290-6-26/ J 2-0206-1 | 51290-6-26/ 2-0206-2 | 51280,6-26/ 2-0206-3 ** | 51290-6-26/ 2-2606-1** | 51290-6-26/ 2-0206-4 | Ό C4 ό ‘T © O gs |
| [Tabela 2. Resultados de revestimentos de poliuretanoa preparados a partir de todos os Prolipropileno glicol ésteres de óleo de soja capeado com acetato 1 | resultados de teste de revestimentos 1 | grau de brilho 60 | 86,0 | LO O | ! | 98,4 | 1 | a película foi muito espessa para realizar os testes | 962 | (a) os revestimentos são de 1,5 a 2,0 mils mm de espessura (seco) e curado com 0,5 % (de composição total) dilaurato de dibutilestanho por 20 minutos, (b) Valores de hidroxila: 52190-9-25: 201. (c) Escala de dureza de lápis: (mais macio) 5B, 4B, 3B, 2B, B, HB, F, até 9H (mais duro) | |
| após união, impressão digital do polegar | Nenhum | Nenhum | Nenhum | Nenhum | Muito leve | Nenhum | Muito leve | ||||
| dureza de lápis | CQ | HB | HB | 5B | CQ •o | CQ | CQ W) | ||||
| impacto reverso (80 lb (36,29 kg)) | Cu | Cu | CU | tu | Cu | cu | CU | ||||
| impacto direto (80 lb (36,29 kg)) | Cu | CU | CU | cu | Cu | cu | |||||
| adesão de criação cruzada | CU | CU | cu | F 40% | cu | F 60% | Cu | ||||
| fricções MEK (100) | P (SI dull) | P (SI dull) | F ®5 | F \@2 | CU | ||||||
| ângulo de mandril cônico | CU | CU | Cu | CU | CU | CU | CU | ||||
| porcentagem de isocianato | | Bayh. 3021 | o | o | 100 | |||||||
| Isobond 1088 | 100 | O | o OS | o IT) | |||||||
| lsonate 143L | 100 | 100 | O | ||||||||
| 1 | 100 | ||||||||||
| NCO/OH | | razão NCO/OH// temperatura de cura °C | 1,00// 163 | 1,391/ 163 | 1,39// 163 | 1,39// 163 | 1,00// 163 | 1,001/ 163 | 1,00// 163 | |||
| '•3 Ό CQ g 3 & rt se Í3 Ό V3 O êe | 51920-9-25/ 2-2706-7 | 52190-9-25/ 1-2306-4 | 52190-9-25/ 1-2306-5 | 52190-9-25/ 1-2506-1 | 51920-9-25/ 2-2606-6 | 52190-9-25/ 1-2506-2 | 51920-9-25/ 2-2606-11 | 51920-9-25/ 2-2606-12 |
| 1 resultados de teste de revestimento de poliuretanoa preparado a partir de derivados de hidroxietilamida de óleo de soia 1 | resultados de teste de revestimentos I | grau de brilho 60 | 1 ésteres de (cadeia principaD-propileno glicol de dietanolamida de óleo de soia 1 | oo o | 86,3 | 102,7 | 71,6 | | ésteres de (cadeia principal)-propileno glicol de N-metiletanolamida de óleo de soja | | 101,0 | | ésteres SBO metílicos totalmente amidificados com N-metiletanolamina 1 | |||||||||
| após união, impressão digital do polegar | Nenhum | Muito leve | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | Nenhum | ||||||
| dureza de lápis | HB | HB | tu | HB | HB | HB | CQ in | OO | m | CQ VT | CQ VT | HB | HB | ||||||
| impacto reverso (80 lb (36,29 kg)) | cu | CU | CU | cu | Cu | CU | Cu | CU | cu | CU | CU | CU | cu | ||||||
| impacto direto (80 lb (36,29 kg)) | tu | Cu | Cu | eu | CU | CU | CL, | Cu | cu | Cu | CU | cu | CU | ||||||
| adesão de criação cruzada | F (40%) | CU | Cu | F (60%) | tu ín © | P (90%) | cu | CU | PP 1 | Cu | cu | cu | cu | ||||||
| fricções MEK (100) | vt Ll_ | cu | cu | CU | o tt, °° | O E-U | tu | o tu <§ | VT | VT <§ | VT “•(g | VT | |||||||
| ângulo de mandril cônico | CU | CU | CU | tu | tu | cu | cu | cu | CU | cu | cu | CU | Cu | ||||||
| | porcentagem de isocianato | | Bayh. 302 | o o | 100 | o VT | vt CM | o VT | |||||||||||||
| Isobond 1088 | 100 1 . | o vi | V) CM | 37,5 | |||||||||||||||
| Isonate 143L | 100 | O V) | vt ΓΜ | VT r-T m | 001 | © στ | © © | © Or | |||||||||||
| s 2 | Compare To 12- 2105-17! | 100 | O vt | © | © | ||||||||||||||
| razão NCO/OH// temperatura de cura °C | 1,00// 163 | ,44// 163 | 1,00// 163 | 1,00// 163 | 1,00// 163 | ,44/1 163 | ‘Ώ | en •ú* vo *- | 7? en VT | en m vo © — | © -u | m en © t— « | en en ό | ||||||
| amostra LRBb/código da fórmula | 51056-95-28/ 2-2706-5 | 51056-95-28/ 1-2606-1 | 51056-95-28/ 2-2606-3 | 51056-95-28/ 2-2606-10 | 51056-95-28/ 2-2706-6 | 51056-95-28/ 1-2706-2 | 51056-95-28/ 1-2706-4 | 51056-95-28/ 1-2706-5 | 51056-73-31/ 12-1505-5 | 51056-73-31/ 1-0506-2 | 51056-73-31/ 1-0506-4 | 51056-79-33/ 1-1006-1 | 51056-79-33/ 1-1006-2 |
As espumas de poliuretano podem ser feitas usando-se os álcoois de éster, polióis de éster, amida álcoois e polióis de amida da presente invenção e sua reação com poliisocianatos. Os métodos de preparação da permitem uma faixa de funcionalidade de hidroxila que permitiram que os produtos adaptem-se a várias aplicações. Por exemplo, a funcionalidade alta dá espumas mais rígidas (mais reticulação) e funcionalidade menor dá espumas mais flexíveis (menos reticulação).
Como descrito acima, os polióis de polióis biofundamentados podem ser preparados a partir da ozonólise de óleos vegetais (ou gordura animal) tal como óleo de soja na presença de polióis primários tal como glicerina, propileno glicol, monossacarídeos, ou derivados de monossacarídeos tal como sorbitol. O estágio da temperatura ambiente este processo é geralmente seguido por um estágio de refluxo que completa a reação total. Embora não desejando ser ligado pela teoria, o mecanismo do processo é acreditado envolver a dissociação do intermediário de molozonida nos óxidos de aldeídos e carbonila que são capturados pelos polióis primários para gerar intermediários de hidroperóxido de acetal e alcóxi, respectivamente. O processo produz uma mistura de produtos hidroxilados que são derivados da clivagem das ligações duplas nos óleos vegetais (ou gordura animal) para produzir intermediários (óxidos de carbonila e aldeídos) que reagem com glicerina ou outros polióis primários para produzir principalmente monoglicerídeos de diglicerídeos nos átomos de carbono das ligações duplas originais.
Quando o poliol primário é glicerina, os hidroperóxidos de acetal e alcóxi são convertidos pelo ozônio aos polióis de glicerídeo de éster. Quando os polióis primários tal como glicerina são utilizados nas concentrações relativamente altas, apenas um dos grupos de hidroxila de glicerina são capturados de modo que 1-monoglicerídeos são principalmente formados. Entretanto, se a glicerina é usada nas concentrações relativamente baixas, estes 1-monoglicerídeos ainda reagirão com os intermediários reativos especificados e serão convertidos as estruturas de diglicerídeo.
Outro processo que ocorre durante o estágio de refluxo é a transesterificação da estrutura de triglicerídeo nos locais de ácido graxo pelo poliol primário. Quando os solventes de éster de acetato são usados, cobertura de acetato também ocorre em uma maneira aleatória nos locais de álcool devido a transesterificação. Os produtos resultantes de todos estes processos durante a ozonólise de óleo de soja no acetato de etila quando a glicerina é o poliol primário são mostrados na Fig. 2.
Uma característica deste processo é que os solventes orgânicos apropriados são requeridos para co-solubilizar o óleo vegetal, derivado de óleo vegetal, poliol primário, ou poliol derivado de modo que estes intermediários reativos possam ser efetivamente aprisionados pelo poliol primário. Entretanto, deve ser vantajoso inventar um sistema livre de solvente para evitar os controles de engenharia extensivos que são requeridos para aliviar o risco de fogo e explosão significante bem como custos apresentados quando a passagem de ozônio/oxigênio através destes solventes orgânicos. POLÍOIS A PARTIR DOS ÁCIDOS DE OXIDAÇÃO
Os métodos alternativos para preparar os polióis úteis para aplicações de poliuretano e poliéster foram desenvolvidos em que os derivados de ácidos graxos dos óleos biofundamentados (por exemplo, gordura animal ou óleos vegetais) são inicialmente submetidos a divagem oxidativa de modo que substancialmente todos dos átomos de carbono nos ácidos graxos que originalmente compreendem as ligações duplas carbonocarbono são convertidos aos grupos de ácido carboxílico. O termo ácidos graxos incluem derivados dos ácidos graxos incluindo, mas não limitado a, ésteres de ácido graxo (incluindo álcoois de ésteres de ácidos graxos) e amidas de ácido graxo (incluindo álcoois de amida de ácidos graxos). Na divagem oxidativa dos ácidos graxos derivados da gordura animal ou óleos vegetais tal como óleo de soja, uma mistura de diácidos e monoácidos (denominados ácidos de oxidação) são inicialmente produzidos. Estes ácidos incluem os ácidos azeláicos bifuncionais e ácidos malônicos e os ácidos monofuncionais propiônico, hexanóico, pelargônico (nonanóico), palmítico e esteárico. A Fig. 12 mostra os “ácidos de oxidação” monofuncionais ou bifuncionais individuais que serão formados a partir da clivagem oxidativa de ácidos graxos insaturados específicos observados na gordura animal típica e óleos vegetais. Deve ser notado que a gordura animal e óleos vegetais contém quantidades variáveis de ácidos graxos saturados de modo que aqui possa ser um ou mais ácidos graxos saturados em uma mistura. Os ácidos graxos saturados não serão submetidos a clivagem oxidativa, como indicado na Fig. 12.
Estas misturas ácidas podem ser convertidas em polióis usando os métodos diferentes. Um é para esterificar estas misturas de ácido de oxidação com polióis primários tal como glicerina, outros polióis primários, ou misturas de polióis primários. Uma variável importante na preparação de polióis secundários pelo método de esterificação é a razão da concentração dos grupos de hidroxila total a concentração dos grupos de carboxila total. O termo poliol secundário também pode ser levado significar produtos de polióis que incorporam os polióis primários em sua formação. Com base nos princípios da polimerização administra a esterificação dos polióis com as misturas de poliácidos e monoácidos, razões de concentração relativamente alta dos grupos de hidroxila total aos grupos de carboxila total levarão as misturas de polióis secundários em que os polióis primários são principalmente mono-esterificados, os pesos moleculares são relativamente menores e os polióis secundários tem valores de hidroxila relativamente altos, como ilustrado na Fig. 13. Reciprocamente, as razões de concentração inferior dos grupos de hidroxila total a grupos carboxílicos totais (enquanto mantém um excesso dos grupos de hidroxila comparados aos grupos do ácido carboxílico a fim de gerar polióis secundários) levarão as misturas de polióis secundários em que os polióis primários são principalmente di-esterificados, os pesos moleculares são altamente apreciáveis e os polióis secundários tem valores de hidroxila inferiores, como ilustrado na Fig. 14. A figura 14 também ilustra a limitação dos pesos moleculares de poliol de éster pela cobertura com dos ácidos carboxílicos monofuncionais e que a reticulação da cadeia é operativa devido a presença do poliol primário glicerina trifuncional. Um solvente pode ou não pode ser usado durante estas reações de esterificação. Pode ser visto que os ácidos monofuncionais presentes nos derivados de ácidos de oxidação dos ácidos graxos típicos servem como ácidos de terminação de cadeia que limitam o peso molecular de polióis secundários preparados sob as razões de concentração que favorecem pesos moleculares de poliol maior. Deste modo, a esterificação dos ácidos de oxidação produzidos a partir de uma variedade de fontes de ácido graxo com polióis primários é extremamente versátil e pode produzir uma faixa de polióis secundários com uma faixa de pesos moleculares e valores de hidroxila.
Um método industrial econômico para realizar a clivagem oxidativa dos ácidos graxos insaturados envolvidos em sua ozonólise oxidativa inicial sem o solvente em que os produtos ozonizados intermediários (ozonidas) ainda são oxidizados aos ácidos carboxílicos com o ar quente, oxigênio ou misturas destes como descrito na Patente U.S. N°. 2.813.113 e Pedido de Patente U.S. N°. 2007/0276165. Altemativamente, a ozonólise oxidativa dos ácidos graxos também pode ser realizado em solventes (Ozonolyse of unsaturated fatty acids, R.G. Ackman, M.E. Retson, L.R. Gallay e F.A. Vandenheuvel, Canadian Journal of Chemistry, 1961, 39, 1956-1963). Os métodos alternativos para preparar os ácidos de oxidação a partir dos ácidos insaturados envolvem a oxidação com os seguintes oxidantes: sais de permanganato, permanganato de potássio na presença de éteres de crown, sais de dicromato, misturas de periodato de sódio e tetróxido de rutênio e misturas de ácido periódico e permanganato (Advanced Organic Chemistry, M.B. Smith and J. March, 5 Edition, John Wiley & Sons, 2001, páginas 1525-1526)
Os candidatos adequados polióis primários incluem, mas não 5 são limitados a, alditóis, tal como sorbitol (glucitol) e glicerina (propano1,2,3 -triol); pentaeritritol [2,2—bis(hidroximetil)propano-1,3 -diol];
trimetilolpropano [2-etil-2-(hidroximetil)propano-1,3-diol]; neopentil glicol (2,2-dimetilpropano-1,3 -diol); 2-metilpropano-1,3 -diol; 1,4-butanodiol;
monoacetina; diacetina; propano-1,2-diol; propano-1,3-diol; etano-1,2-diol;
monossacarídeos e dissacarídeos; e misturas destes.
Uma faixa de catalisadores do ácido Bronsted e Lewis pode ser utilizada para estas esterificações incluindo, mas não limitada a, ácido sulfórico, ácido clorídrico, ácido bromídrico, trifluoreto de boro, tricloreto de boro, hipofosfeto de sódio, hipofosfeto de cálcio, sais estânicos e estanosos incluindo seus cloretos (e haletos em geral), óxidos, carboxilatos e espécies de estanho modificado por orgânico tal como óxido de estanho de dibutila, dilaurato de estanho de dibutila, diacetato de estanho de dibutila e catalisadores de dicarboxilato de estanho dialquila em geral.
Uma variação do método acima é para esterificar os derivados de ácido de oxidação de gordura animal e óleos vegetais com mono-óis tal como metanol e então transesterificar a ácido de oxidação dos ésteres de alquila com polióis primários sob condições de concentrações de poliol primários relativamente baixa e relativamente alta para obter similares aos polióis secundários preparados quando diretamente a esterificação dos ácidos de oxidação com polióis primários usando as mesmas variações de concentração. Este método é mostrado nas Figs. 15A-B.
Uma variação no método mostrado na Fig. 12 é para realizar inicialmente os ésteres alquílicos de ozonólise direta ou especificamente os ésteres metílicos dos ácidos graxos (biodieseis). Este processo tomar-se vantajoso de fato que os ésteres metílicos dos ácidos graxos geralmente tem os pontos de fusão inferiores do que os ácidos graxos correspondentes e deste modo podem ser mas prontamente mantido no estado líquido para facilitar a transferência do material antes de sofrer a clivagem oxidativa. A esterificação de azelato maior (C9) éster/álcool e ácidos de oxidação monofuncionais e bifuncionais com um mono-ol dão o aumento da mistura mostrada dos ésteres monofuncionais e bifuncionais. A opção existe neste estágio para converter os polióis secundários de peso molecular maior ou menor para utilizar as razões maiores ou menores dos polióis primários tal como glicerina como mostrado na Fig. 16.
r
E bem conhecido que os polióis de ésteres podem estar preparados a partir da esterificação de diácidos individuais com polióis primários tal como glicerina. Entretanto, seu conhecimento, os polióis secundários de cadeia curta que devem ser derivados da esterificação de qualquer diácido individual sob condições das concentrações primárias de poliol relativamente altas ou concentrações primárias de poliol relativamente baixas não sendo usadas para aplicações de poliuretano. Além disso, temos demonstrado que não existe a necessidade de fracionar a mistura dos ácidos de oxidação individual produzidos a partir dos ácidos graxos derivados da gordura animal ou óleo vegetal na preparação de polióis secundários que produzem espumas de poliuretano de alto desempenho e revestimentos. Não sendo requerido para fracionar os ácidos de oxidação derivados para estas aplicações representando uma vantagem econômica e econômico significante para a invenção corrente. Além disso, a presença de monoácidos na mistura de ácido de oxidação fornece uma maneira para controlar os pesos moleculares dos polióis secundários para fornecer as resttrições desejadas nas viscosidades de polióis secundários.
A invenção corrente pode fornecer uma ou mais vantagens específicas ou diferenças na ozonólise fundamentada em solvente dos ácidos graxos na presença de polióis primários descritos no WO 2007/027223, (Pedido Serial N°. U.S. 2006/016022) depositado em 26 de Abril de 2006, intitulado Methods For Production Of Polyols From Oils And Their Use In The Production Of Polyesters And Polyurethanes. Um é que os polióis secundários produzidos pela invenção corrente geralmente os pesos moleculares maiores do que os polióis secundários produzidos pela ozonólise fundamentada em solvente sob condições de concentração primário de poliol inferior. Também, se desejado, os diácidos de produto e monoácidos podem ser ffacionados pela destilação. Este deve permitir a formação dos dióis de poliéster de peso molecular alto pela esterificação dos diácidos com polióis primários bifuncionais enquanto evita os efeitos de terminação de cadeia causada pela presença de monoácidos. Este deve levar a formação de polióis secundários com separação aumentada entre os grupos terminais de hidroxila que podem fornecer as vantagens de aplicações de espuma de poliol flexível.
Outra vantagem é que a ozonólise oxidativa requer apenas um mol de ozônio pela ligação dupla de mol versus 2 mols de ozônio por mol de ligação dupla na ozonólise fundamentada em solvente. A outra vantagem é que a ozonólise oxidativa livre de solvente é correntemente realizada na indústria e existe riscos significantemente menores neste processo comparado a passagem das misturas de ozônio e oxigênio através dos solventes inflamável.
Outra variação deste método envolve a esterificação inicial da mistura de ácido de oxidação obtidos a partir da clivagem oxidativa com mono-óis tal como metanol para formar seus ésteres alquílicos do ácido de oxidação e então para amidificar a mistura dos ésteres alquílicos monofuncionais e bifuncionais com álcoois de amina tal como mostrado na Fig. 17. Nesta maneira, a mistura de poliol resultante será compreendida exclusivamente da funcionalidade de álcool primário altamente reativo. Um método alternativo para obter a mesma mistura dos ésteres alquílicos monofuncionais e bifuncionais é para iniciar com os ésteres alquílicos dos ácidos graxos como mostrado na Figura 16.
Outra variação envolve a divagem oxidativa dos álcoois de amida de ácido graxo para preparar uma faixa de ácidos de hidroxiamida (especificamente ácidos de beta-hidroxietilamida) como o maior componente em combinação com os diácidos e monoácidos. O valor de funcionalidade de betaidroxietilamida é que este fornece os grupos de hidroxila primários que são cerca de 30 vezes mais reativos nas reações de esterificação do que os grupos de hidroxila primários normais. Deste modo, estes grupos de hidroxila nos ácidos de beta-hidroxietilamida acelerarão as taxas de esterificação totais da mistura de relação representativa com ácidos carboxílicos durante a esterificação total de ácidos de hidroxiamida, diácidos e monoácidos com polióis primários tal como glicerina como ilustrado na Figura 18. Este método envolve a amidificação inicial de óleos vegetais (ou gordura animal) tal como óleo de soja com alcanolaminas tal como dietanolamina ou N-alquiletanolamina e seguido pela ozonólise desta mistura dos álcoois de amida de ácido graxo para produzir álcoois de amida e os monoácidos e diácidos esperados.
Método geral para preparar os polióis de ésteres a partir dos ácidos de oxidação
Nos seguintes exemplos, as misturas de ácidos de oxidação monofuncionais e bifuncionais simulados foram usados para preparar os polióis de ésteres para testar nas espumas e aplicações de revestimentos. Uma mistura de ácido de oxidação simulado específico usado para preparar os polióis de ésteres foi a mistura predita para resultar a partir da ozonólise de óleo de soja oxidativa. Como mostrado na Tabela 4, esta composição específica foi calculada pela primeira determinação dos mols dos ácidos graxos individuais que compreendem os óleos de soja normais, calculando o número de mols de ácidos de ozônio específico serão obtidos de cada ácido graxo individual e determinando o percentual do peso total dos ácidos de ozônio individuais que serão obtidos se a ozonólise oxidativa foi realizada nesta composição de óleo de soja. Os resultados similares foram obtidos usando misturas de ácidos de oxidação atuais para obter polióis que foram usados para preparar várias espumas e revestimentos.
Tabela 4 composição e produtos de ozonólise oxidativa de óleo de soja
| % em peso | MW | mols | % em mol | ||
| ácido constituinte | |||||
| óleico | 22,7 | 282A6 | 0,0804 | 22,41 | |
| linolêico | 52,9 | 280,45 | 0,1886 | 52,59 | |
| linolênico | 8 | 278,43 | 0,0287 | 8,01 | |
| palmitato | 10,7 | 256,42 | 0,0417 | 11,63 | |
| estearato | 4,5 | 284,48 | 0,0158 | 4,41 | |
| araquídico | 0,6 | 312,53 | 0,0019 | 0,54 | |
| beênico | 0,5 | 340,58 | 0,0015 | 0,41 | |
| Total= | 0,3587 | 100,00 | |||
| 1 Mole SBO | Moles | % em mol | MW | peso | % em peso |
| azelato | 0,8301 | 32,99 | 188,22 | 62,09 | 41,60 |
| malonato | 0,6861 | 27,27 | 104,06 | 28,38 | 19,01 |
| hexanoato | 0,5259 | 20,90 | 116,16 | 24,28 | 16,27 |
| nonanoato | 0,2241 | 8,91 | 158,24 | 14,09 | 9,44 |
| propionato | 0,0801 | 3,18 | 74,08 | 2,36 | 1,58 |
| palmitato | 0,1163 | 4,62 | 256,42 | 11,86 | 7,94 |
| estearato | 0,0441 | 1,75 | 284,48 | 4,99 | 3,34 |
| araquidato | 0,0054 | 0,21 | 312,53 | 0,66 | 0,45 |
| beenato | 0,0041 | 0,16 | 340,58 | 0,55 | 0,37 |
| Total= | 2,5162 | 100,00 | 149,26 | 100,00 |
Exemplo 16 r
Ester de poliol de valor alto de hidroxila (típicos para aplicação de espumas rígidas)
Os ácidos de ozônio simulados (como descrito acima) a partir da distribuição de óleo de soja de ácido graxo normal (223,73 g; 2,4046 mols de ácido carboxílico) foram misturados com glicerina (88,58 g; 0,9619 mols de glicerina; 2,8857 mols de OH), sorbitol (87,61 g; 0,4809 mols de sorbitol; 2,8854 mols de OH), triacetina (52,50 g; 0,2406 mols de triacetina) e hipofosfito de cálcio (11,31 g) em um frasco de fundo redondo. A hidroxila a razão de ácido carboxílico desta composição é 2,40. A mistura foi inicialmente aquecida em uma temperatura interna de 140° C usando agitação magnética por 1,5 horas enquanto a coleta de água gerada durante a esterificação em um tubo Barrett. A fim de conduzir a esterificação para próxima finalização, a mistura foi então aquecida a 190° C por 5 horas sob pressão atmosférica após no qual a pressão foi inferior em 3 horas a 45 Torr a 190° C e mantém por 11 horas. O óleo resultante foi dissolvido em 1 litro de acetonitrila, secado em sulfato de magnésio, filtrado através de um filtro adaptado bruto contendo celite e o solvente foi removido pela aplicação de pressão de 90 Torr a 60° C por 2,5 horas. Um peso final de 365,20 g de poliol foi obtido, resultando em um rendimento de 89,3 %. A análise de poliol revelou um valor de hidroxila (HV) de 376, valor ácido (AV) de 2,1, um maior pico de cromatografia de penetração em gel (GPC) (MP) a 917 e uma viscosidade a 25° C de 1160 cP.
Exemplo 17
Éster de poliol de valor de hidroxila brando (Típico para aplicações de revestimentos)
Anidro isobutírico (26,07 g; 0,1648 mols; 0,3296 mols ácido carboxílico equivalente) foi misturado com glicerina (71,18g; 0,7729 mols de glicerina; 2.3187 mols de OH) e hipofosfeto de cálcio (7,70 g) em um frasco de fundo redondo. A mistura foi levada a uma temperatura interna de 140° C por 1 hora usando agitação mecânica. Ácidos de ozônio simulados (como descrito acima) a partir da distribuição de óleo de soja de ácido graxo normal foram usados enquanto levam o ácido malônico devido a seu descarboxilação potencial (184,15g; 1,6861 mols de ácido carboxílico) e 2-metil-1,3propanodiol (29,75g; 0,3301 mols de propanodiol; 0,6602 mols de OH) foram então adicionados ao frasco. A razão do ácido carboxílico a hidroxila desta composição foi 1,48. Usando um mecanismo de destilação de caminho curto, a mistura foi aquecida a uma temperatura interna de 140° C por 1 hora enquanto a coleta de água de esterificação. A fim de conduzir a esterificação a próxima finalização, a mistura foi então aquecida a 180° C por 5 horas na pressão atmosférica. A pressão foi inferior usando o aspirador a vácuo a 180° C e mantém por 4 horas seguido pelo aspirador a vácuo a 190° C por 1 hora. O óleo resultante foi filtrado armazenado através do filtro de membrana de náilon 0,45 μηι para remover o catalisador. Um peso final de 204,01 g de poliol foi obtido enquanto experimentado alguma perda durante a transferência e filtração. A análise de poliol revelou um valor de hidroxila (14V) de 186, valor ácido (AV) de 2,9, maior pico de cromatografia de penetração em gel (GPC) (MP) a 1447 e uma viscosidade a 25° C de 529 cP.
Exemplo 18
Ester de poliol de valor de hidroxila baixo (Típico para aplicações de espumas flexíveis)
Anidro butírico (12,55g; 0,0793 mols; 0,1586 mols de ácido carboxílico) foi misturado com glicerina (55,90 g; 0,6070 mols de glicerina; 1/8210 mols de OH) e hipofosfeto de cálcio (6,56 g) em um frasco de fundo redondo. A mistura foi levada a uma temperatura interna de 140° C por 1 hora usando agitação mecânica. Os ácidos de ozônio simulados (como descrito acima) a partir da distribuição de ácido graxo normal foram usados enquando conduz o ácido malônico devido a sua descarboxilação potencial (185,34 g; 1,7004 mols de ácido carboxílico) e 2-metil-1,3-propanodiol (9,81 g; 0,1088 mols de propanodiol; 0,2176 mols de OH) foram então adicionados ao frasco. A razão de ácido carboxílico a hidroxila desta composição foi 1,10. Usando um mecanismo de destilação de caminho curto, a mistura foi aquecida em uma temperatura interna de 140° C por 1 hora enquanto a coleta de água de esterificação. A fim de conduzir a esterificação próxima a finalização, a mistura foi então aquecida a 180° C por 5 horas na pressão atmosférica. A pressão foi inferior usando aspirador a vácuo a 180° C e mantém por 4 horas seguido pelo aspirador a vácuo a 190° C por 1 hora e 195° C por 4 horas. O óleo resultante foi dissolvido em acetato de etila a 250 mL e filtrado através de filtro de membrana de náilon 0,45 para remover o catalisador. O solvente foi então removido pela aplicação de um vácuo de 90 Torr a 60° C para obter um peso final de 194,98 g de poliol enquanto experimenta alguma perda durante a transferência e filtração. A análise de poliol revelou um valor de hidroxila (HV) de 73,2, valor ácido (AV) de 0,63, um maior pico de cromatografia de penetração em gel (GPC) (MP) a >8500 e uma viscosidade a 25° C de 2252 cP.
Tabela 5 ilustra o típico éster de poliol de hidroxila e pesos 5 moleculares GPC obtidos por três faixas de razões de ácido/hidroxila.
Tabela 5
| Típicas Propriedades De Poliol | |||
| razões OH/ácido | >1-1,1 | 1,2-1,9 | >2,0 |
| valores de hidroxila | 20-170 | 170-290 | 290+ |
| MP de peso molecular | >2500 | 1100-2500 | 100-1100 |
Exemplo 19
Desempenhos de ésteres de poliol nas aplicações de poliuretano
Os dados apresentados na tabela 6 mostram que um poliol de 10 valor alto de hidroxila do Exemplo 16 dá uma espuma rígida de poliuretano de alta qualidade que tem propriedades similares como uma espuma rígida de poliuretano rígido formulado a partir do poliol comercial (Jeffol SG 360). As espumas rígidas são principalmente usadas nas aplicações de isolamento térmico.
Tabela 6
| Poliol De Espuma Rígida | espuma a espuma a partir do partir do poliol poliol do exemplo comercial 16 | |
| Jeffol SG 360 | 20 | 0 |
| espuma rígida de poliol (exemplo 16) | 0 | 16 |
| glicerina | 0 | 4 |
| % Em Poliol (Exemplo 16) | 0 | 100 |
| índice de isocianato | 1,05 | 1,05 |
| densidade livre de aumento, pcf | 2,50 | 2,40 |
| comentários | sem contração a 120 C | sem contração a 120 C |
| força de compressão @ rendimento, psi (6,9 KPa) | 27,8+5,1 | 25,211,8 |
| esforço de compressão @ rendimento, psi (6,9 KPa) | 3,5+0,2 | 3,5+0,3 |
iri
Os dados apresentados na tabela 7 mostram um dado de desempenho de um poliol de valor de hidroxila baixo do Exemplo 18 usado para preparar as espumas flexíveis de poliuretano comparados a uma espuma flexível de poliuretano preparado a partir do poliol de espuma flexível comercial (Poli G 85-29). Pode ser visto que estes dois polióis tem propriedades similares enquanto o poliol da presente invenção tem elasticidade inferior do que a espuma flexível obtida dos polióis de espuma flexível comercial que indicam este poliol que tem uso potencial nas aplicações de espuma viscoelásticas (memória).
Tabela 7
| poliol de espuma flexível | espuma de poliol comercial | espuma a partir o poliol do exemplo 18 | espuma a partir o poliol do exemplo 18 | espuma a partir o poliol do exemplo 18 |
| Poly G 85-29 | 100 | 22,5 | 14,063 | 5,625 |
| poliol de espuma flexível (exemplo 18) | 0 | 5,625 | 14,063 | 22,5 |
| % em poliol (exemplo 18) | 0 | 20 | 50 | 80 |
| índice de isocianato | 0,98 | 0,98 | 0,98 | 0,98 |
| propriedades | ||||
| densidade livre de aumento, pcf | 3,73 | 3,55 | 3,9 | 4,1 |
| força tênsil, psi (6,9 kPa) | 21,4+0,4 | 23,9+1,5 | 25,5+0,7 | 36,6+1,4 |
| alongamento na quebra, % | 184,1+11,1 | 125,0110,7 | 87,610,9 | 74,7+0,9 |
| elasticidade, esfera (25,4 mm) religado | 48,9+1,8 | 35A±1,8 | 21,4+0,9 | 14,111,6 |
Os dados apresentados na tabela 8 mostram que um poliol de valor de hidroxila médio do Exemplo 17 dão um revestimento de poliuretano de alta qualidade que fornece uma combinação das propriedades de revestimento desejáveis.
Tabela 8
| resultados de revestimento | revestimento 1 | revestimento 2 | revestimento 3 |
| polióis de revestimento (exemplo 17) | 2,5 | 2,55 | 2,07 |
| % em poliol (exemplo 17) | 100 | 100 | 100 |
| dilaurato de dibutilestanho | 0,02 | 0,02 | 0,02 |
| tonolato HDT-LV2 | 1,62 | 1,8 | 0,5 |
| Desmodur L67BA | O | O | 2,4 |
| NCO:OH | 1,1 | 1,20 | 1,10 |
| dureza de lápis | B | HB | 2H |
| brilho 20°:60° | 93,5:105,2 | 89,5:113,4 | 99,1:117,8 |
| fricções duplas de metil etil cetona | 50+ | 38 | 50+ |
| todos os revestimento foram aquecidos por 30 minutos a 180° C e tiveram 2 mils de espessura em aço |
f
Enquanto as formas da invenção neste divulgado constitui presentemente as formas de realização preferidas, muitas outras são possíveis. Não é pretendido neste mencionar todas das formas equivalentes possíveis ou ramificações da invenção. Será entendido que os termos usados neste são meramente descritivos, antes do que limitantes e que várias mudanças podem ser feitas sem divergir a partir do espírito do escopo da invenção.
Claims (6)
- REIVINDICAÇÕES1. Método para produzir um poliol, caracterizado pelo fato de que compreende:clivar oxidativamente um ácido graxo livre biofundamentado5 insaturado de modo que, substancialmente todas as ligações duplas de carbono-carbono sejam convertidas a grupos de ácido carboxílico para formar uma mistura de monoácidos e diácidos; e esterificar uma mistura de monoácidos e diácidos com um poliol para formar um produto poliol ou com um monoálcool para formar um10 éster alquílico de ácido carboxílico; e para o éster alquílico de ácido carboxílico, pelo menos um de: amidificar a mistura de ésteres alquílicos de ácido carboxílico;ou transesterificar a mistura de ésteres alquílicos de ácido15 carboxílico com um poliol.
- 2. Método de acordo com a reivindicação 1, caracterizado pelo fato de que ainda compreende amidificar o produto poliol.
- 3. Método de acordo com a reivindicação 2, caracterizado pelo fato de que o produto poliol ou o éster alquílico de ácido carboxílico é20 amidificado com um álcool de amina.
- 4. Método de acordo com a reivindicação 1, caracterizado pelo fato de que ainda compreende transesterificar o produto poliol com um poliol.
- 5. Método de acordo com a reivindicação 1, caracterizado pelo fato de que o ácido graxo é oxidativamente clivado por ozonólise oxidativa.25 6. Método de acordo com a reivindicação 1, caracterizado pelo fato de que o ácido graxo é oxidativamente clivado na ausência de um solvente.7. Método de acordo com a reivindicação 1, caracterizado pelo fato de que o ácido graxo é oxidativamente clivado na presença de umPetição 870170079319, de 18/10/2017, pág. 15/17 solvente.8. Método de acordo com a reivindicação 1, caracterizado pelo fato de que ainda compreende fracionar a mistura de ácidos de oxidação antes de esterificar o ácido de oxidação.5 9. Método de acordo com a reivindicação 1, caracterizado pelo fato de que uma taxa de uma concentração de grupos hidroxila totais a uma concentração de grupos carboxila na mistura inicial de ácido de oxidação com o poliol está em uma faixa de cerca de 1,01 a cerca de 1,1.10. Método de acordo com a reivindicação 1, caracterizado10 pelo fato de que uma taxa de uma concentração de grupos hidroxila totais a uma concentração de grupos carboxila na mistura inicial de ácido de oxidação com o poliol está em uma faixa de cerca de 1,2 a cerca de 1,9.11. Método de acordo com a reivindicação 1, caracterizado pelo fato de que uma taxa de uma concentração de grupos hidroxila totais a15 uma concentração de grupos carboxila na mistura inicial de ácido de oxidação com o poliol está em uma faixa de cerca de 2 a cerca de 12.12. Método de acordo com a reivindicação 1, caracterizado pelo fato de que o ácido de oxidação é esterificado na presença de um catalisador.20 13. Método de acordo com a reivindicação 12, caracterizado pelo fato de que o catalisador é ácido sulfúrico, ácido clorídrico, ácido bromídrico, trifluoreto de boro, tricloreto de boro, hipofosfito de sódio, hipofosfito de cálcio, sais estanosos, sais estânicos ou combinações destes.14. Método de acordo com a reivindicação 1, caracterizado25 pelo fato de que o ácido de oxidação é esterificado com o poliol e em que o poliol é um alditol, sorbitol, 1,4-butanodiol, glicerina, monoacetina, diacetina, pentaeritritol, trimetilolpropano, neopentil glicol, 2-metilpropano-1,3-diol, propano-1,2-diol, propano-1,3-diol, etano-1,2-diol, monossacarídeo, dissacarídeo ou misturas destes.Petição 870170079319, de 18/10/2017, pág. 16/1715. Método de acordo com a reivindicação 1, caracterizado pelo fato de que o ácido de oxidação é esterificado na presença de um solvente.16. Método de acordo com a reivindicação 1, caracterizado5 pelo fato de que o ácido de oxidação é esterificado na ausência de um solvente.Petição 870170079319, de 18/10/2017, pág. 17/171/19
Τ3 X ο X □ £ ‘Ο *- Q Ν ffi ο OJ & ο k> ‘S ο φ QÍ Ρ4 Ο 1 I 0 k. Ο 4-» (0 ο k. υ ‘LU ο- -ο •σ Ρ4 φ ·Ρ 32 » c c η η Φ 3 3 £ σσΑ 51 «3CQ ρ4 ffiΟI οΟ 3 ffi &§ ρ4Ε ρ4 Ο—Ο ρ4 οΌX-ΟL.φ '5 °· 2 Ο ‘Ο C Ο Ό < ΞΒ ρ4 φ ηΠ •Ό 42 * η Ο οFIGURA 1 οC φσ2/19OT3 xo oX rt 1- =Si *í 5=Q) DCPÍ .0.a &o Pi O ofiá to oc oε *- 5 ® c to ® -LU X toO >+35 o *4 to c te te 3 3 σ σII cd fi ga oÕS o * x tu ΞCO Mw ωDC oJlf aoI otíST oc4 &Τ°OXΌb.OX 01 5 O Ό ü Ο Ό < Ξ § M o ?Pi οJZ cΞ te oo ccXOX oX εo oo ‘õ te oO ne ote oCC co te .to cê4->te oo o produto final é tipicamente um éster poliol RC02R’(0H)n.O « o c o o2-S x te O O ®o ©oIOΦ <pí ~~z o/C>o te coNOO oo bte co gS’°O o pi ò oc ωσ φε te o'õ.a# «o mcô te4-* oz oXΦQ.CO-I3/19FIGURA 34/19 ▼*· οco τ~ οσ ηU.Μ->η (0Ο _ 2 υ co < ΣΤΟ οΈ .Ο «φ θ'* —»0=0 0=0 0=0 I I I ο ο οI_1_IX ο X ο. X ο CM X ο 0=0 0=0 ο ο ί*) CO X X ο ο + + ο C0 X «ο X ο X ο Ο Ο ο U) Λ X θ=9, X χ—*» CM 0=0 X ο X Ν ο ο ο 0=0 0=0 0=0 0=0 Ο ο ο ο <η «ο (0 <*> X X X X ο ο ο ο CN + + + + <Ό ο CO X X X ο ο ο Ο ο ο ο=9 0=0 0=0 V 'Τν ''w 55 X X X X to ο ο Ο. υ 0=0 0=0 0=0 0=0 ο ο ο ο <ο η σ> <ο X X X X ο ο ο ο + + + + X X X ο L ο I ο ] FIGURA 45/19CH3OC(CH2)7COCH3 + CH3OCCH2COCH3 + CH3OC(CH2)4CH3 o _ «o 5 o o flj c Φ Q © E2 Õ3 m c ®Ε ΌAΌ cONOLkCQFIGURA 5 xX0=8 nXO £ 0=0,2. o 0=0 0=0 ortXO0=8 rtX üoâx φ o xu£?oΖΟΛ - 6/19CH3OC(CH2)7COCH3 + CH3OCCHzCOCH3 + Ch3OC(CH2)4CH; tn o Ό rob. 0- <n © o o E c ·Μ ro = o *f Ό i« .= S O « = o «O ue o» «o *σ ΦO (0 !« Φ O (Λ ro c φ ro φ « ’ 8 □ <o w o ê N S o £r = o o « ο ο Φ «75 E ra © ή ® □-» > cr o ο Β ·σ Φ s « ‘O cr.£ Φ 3 Φ ό ο υ ><I oN oJ5 8 ~ 0=0 N £ x o oO=o 0=0X o o0=0 0=1 (0X ooX o0=0 0=0 0. 0.o °=„X o(O <QíDOLLX t°4X oXO xO OCC1SH31X o7/19Amidificação direta de óleo de sojaÁcidos saturados Çie, Cie (16%)1. metóxido de sódio, | 2 Destilação de MeOH Dietanolamina, IMetanol, 100°C tOHOHOH ch3 Linoléico (52%)Oléico (24%)HOHO 'CxH2 ^CH3 Linolênico (8%)HOHO . o N. II f OCCisH3i(C17H35)Ácidos saturados C16, C18 (16%)HOFIGURA 78/19Ácidos saturados c1e,0,β (ie%)1 .carbonato de lítio, glicerol, 220°COHOLinoléico (52%)OHÕHOHOHOIIOHOCCi 5H31 (C17H35)OHÁcidos saturados c,e, C19 (16%)FIGURA 89/19Componentes azeláicos principais (C9) em éster polióis e polióis mistos de óleo de sojaFIGURA 910/19Polióis de amida azeláicos e polióis de amida híbridos ω« CMSi 'Ê| _çç XJP4S o LU ÕCQ LuDietanolamida azeláico híbrido XXX FIGURA 1011/19Ester de soja híbrido e polióis de amidaX o·Ü x1-Propileno glicol N-Metiletanolamida Funcionalidade = 212/19 oXO oX o=o oo c<o '5.oL.Q.OTS '5 <COXOOl0=0 oo c<o 'õ.o1.Q.OTS '0 ·<
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US14187908P | 2008-12-31 | 2008-12-31 | |
| US61/141879 | 2008-12-31 | ||
| PCT/US2009/069932 WO2010078505A1 (en) | 2008-12-31 | 2009-12-31 | Preparation of esters and polyols by initial oxidative cleavage of fatty acids followed by esterification reactions |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| BRPI0923797A2 BRPI0923797A2 (pt) | 2015-07-21 |
| BRPI0923797B1 true BRPI0923797B1 (pt) | 2018-02-14 |
Family
ID=42173504
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0923797-6A BRPI0923797B1 (pt) | 2008-12-31 | 2009-12-31 | Método para produzir um éster. |
Country Status (12)
| Country | Link |
|---|---|
| US (1) | US8871960B2 (pt) |
| EP (1) | EP2382177B1 (pt) |
| JP (2) | JP6075952B2 (pt) |
| KR (1) | KR101701756B1 (pt) |
| CN (1) | CN102333755B (pt) |
| BR (1) | BRPI0923797B1 (pt) |
| CA (1) | CA2748622C (pt) |
| CL (1) | CL2011001629A1 (pt) |
| CO (1) | CO6400215A2 (pt) |
| MX (1) | MX2011006999A (pt) |
| MY (1) | MY169801A (pt) |
| WO (1) | WO2010078505A1 (pt) |
Families Citing this family (25)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| ES2381367T3 (es) | 2005-04-26 | 2012-05-25 | Battelle Memorial Institute | Métodos para la producción de polioles a partir de aceites y su uso en la producción de poliésteres y poliuretanos |
| US8871960B2 (en) | 2005-04-26 | 2014-10-28 | Battelle Memorial Institute | Preparation of esters and polyols by initial oxidative cleavage of fatty acids followed by esterification reactions |
| WO2010078491A1 (en) | 2008-12-31 | 2010-07-08 | Battelle Memorial Institute | Pre-esterification of primary polyols to improve solubility in solvents used in polyol process |
| WO2007092569A1 (en) | 2006-02-07 | 2007-08-16 | Battelle Memorial Institute | Esters of 5 -hydroxymethylfurfural and methods for their preparation |
| CA2748618C (en) | 2008-12-31 | 2016-06-07 | Battelle Memorial Institute | Solvent-less preparation of polyols by ozonolysis |
| MX2011006961A (es) | 2008-12-31 | 2011-09-27 | Battelle Memorial Institute | Uso de acidos grasos como material de alimentacion en el proceso de poliol. |
| EP2406357B1 (en) | 2009-03-13 | 2016-04-27 | Battelle Memorial Institute | Process for producing modified vegetable oil lubricants |
| FI123683B (en) * | 2011-11-28 | 2013-09-13 | Teknologian Tutkimuskeskus Vtt | A process for the catalytic oxidation of a natural composition comprising unsaturated fatty acids and / or their esters and use of a mixture thereof for the preparation of mono-, oligo- and / or polyesters |
| US9302976B2 (en) * | 2012-02-28 | 2016-04-05 | Petroliam Nasional Berhad | Bio-polyols for bio-lubricant and bio-polymer and methods for the preparation thereof |
| SG11201405268PA (en) * | 2012-02-28 | 2014-09-26 | Petroliam Nasional Berhad | Lubricant composition of matter and methods of preparation |
| JP6051237B2 (ja) * | 2012-02-28 | 2016-12-27 | ペトロリアム ナショナル ブルハドPetroliam Nasional Berhad | ポリオール類の製造方法およびその使用 |
| JP6097771B2 (ja) * | 2012-02-28 | 2017-03-15 | ペトロリアム ナショナル ブルハドPetroliam Nasional Berhad | エステル類の製造方法およびその用途 |
| SG11201405266WA (en) * | 2012-02-28 | 2014-09-26 | Petroliam Nasional Berhard | Composition of matter polyols for polyurethane applications |
| ITMI20121070A1 (it) * | 2012-06-19 | 2013-12-20 | Novamont Spa | Processo di preparazione di strutture oligomeriche complesse |
| MY169226A (en) * | 2013-02-28 | 2019-03-19 | Petroliam Nasional Berhad | Preparation of biopolyol esters for lubricant application |
| US9890109B2 (en) * | 2014-11-13 | 2018-02-13 | University Of South Carolina | Preparation of chemicals, monomers and polymers from plant oils |
| FR3034765B1 (fr) | 2015-04-07 | 2017-08-11 | Ass De Gestion De L'institut Polytechnique Lasalle Beauvais | Nouvelle methode de synthese simultanee de l'acide azelaique et de l'acide pelargonique par l'ozone |
| US10851247B2 (en) * | 2016-02-19 | 2020-12-01 | Dow Global Technologies Llc | High purity disorbate ester of triethylene glycol |
| US20230010722A1 (en) * | 2019-10-17 | 2023-01-12 | The Regents Of The University Of California | Biologically-derived fatty acids and polymers |
| KR102109134B1 (ko) * | 2019-11-28 | 2020-05-11 | 대달산업주식회사 | 모노글리세라이드의 제조 방법 |
| CN111822046B (zh) * | 2020-06-30 | 2023-03-10 | 广州美晨科技实业有限公司 | 一种司盘系列产品及其制备方法 |
| WO2022132812A1 (en) * | 2020-12-14 | 2022-06-23 | Battelle Memorial Institute | Soybean-based coalescing solvents |
| CN113101921B (zh) * | 2021-04-16 | 2022-05-06 | 四川大学 | 一种室温高湿度下低浓度臭氧分解锰基催化剂及其制备方法 |
| CN119400533B (zh) * | 2024-12-09 | 2026-02-10 | 昆明理工大学 | 一种电气设备绝缘液及其制备方法 |
| WO2026159757A1 (en) * | 2025-01-21 | 2026-07-30 | Erbagil S.R.L. | Method of isolating ozonides in ozonated vegetable oils and characterizing a mixture by applying said method |
Family Cites Families (100)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2813113A (en) * | 1953-05-07 | 1957-11-12 | Emery Industries Inc | Method of making azelaic acid |
| US3024260A (en) | 1959-10-15 | 1962-03-06 | Textilana Corp | Process for the production of fatty hydroxyalkylamides |
| US3437437A (en) | 1966-10-05 | 1969-04-08 | Betz Laboratories | Control of foam formation in the synthesis of phosphoric acid |
| DE1745448A1 (de) | 1967-05-09 | 1971-09-16 | Veba Chemie Ag | Verfahren zur Herstellung von polymeren Esteramiden |
| DE1941522A1 (de) | 1969-08-14 | 1971-03-04 | Mikusch Buchberg Johannes Dona | Modifizierte Ester |
| GB1480213A (en) | 1973-07-27 | 1977-07-20 | Iws Nominee Co Ltd | Crosslinkable compounds |
| US3889553A (en) | 1974-02-21 | 1975-06-17 | Caterpillar Tractor Co | Connecting rod assembly |
| US3937687A (en) * | 1974-05-28 | 1976-02-10 | General Mills Chemicals, Inc. | Amidification products of C19 dicarboxylic acid and cyclical diamines |
| US4055606A (en) | 1976-06-21 | 1977-10-25 | Allied Chemical Corporation | Novel copolyester-polyepoxide compositions |
| US4242254A (en) | 1976-09-28 | 1980-12-30 | General Electric Company | Glass reinforcements and fire retardant glass-resin composites therefrom |
| JPS6025478B2 (ja) | 1977-03-17 | 1985-06-18 | 花王株式会社 | 脂肪酸低級アルコ−ルエステルの製造法 |
| DE2754366A1 (de) | 1977-12-07 | 1979-06-13 | Henkel Kgaa | Vorrichtung zum kontinuierlichen ozonisieren |
| US4205115A (en) | 1978-04-19 | 1980-05-27 | Ppg Industries, Inc. | Polyester coating composition |
| JPS60209543A (ja) | 1984-04-03 | 1985-10-22 | New Japan Chem Co Ltd | 脂肪族カルボン酸の製造方法 |
| DE3468861D1 (en) | 1983-06-02 | 1988-02-25 | New Japan Chem Co Ltd | Process for preparing carboxylic acid |
| US5638637A (en) | 1987-12-31 | 1997-06-17 | Pioneer Hi-Bred International, Inc. | Production of improved rapeseed exhibiting an enhanced oleic acid content |
| US5534425A (en) | 1988-02-03 | 1996-07-09 | Iowa State University Research Foundation, Inc. | Soybeans having low linolenic acid content and method of production |
| DE3815826A1 (de) | 1988-05-09 | 1989-11-23 | Henkel Kgaa | Verfahren zur herstellung von vicinal diacyloxysubstituierten verbindungen |
| EP0351073B1 (en) | 1988-07-14 | 1994-09-21 | MITSUI TOATSU CHEMICALS, Inc. | Lens comprising a resin having a large refractive index and process for preparing the lens |
| ES2062188T3 (es) | 1989-06-23 | 1994-12-16 | Bayer Ag | Procedimiento para la elaboracion de revestimientos. |
| US5039726A (en) | 1989-09-25 | 1991-08-13 | The Goodyear Tire & Rubber Company | Alkyl (C12-C22) esters of rosin acid |
| JPH03232839A (ja) | 1990-02-08 | 1991-10-16 | Lion Corp | 不飽和脂肪酸類のオゾン化法 |
| US6483008B1 (en) | 1990-08-15 | 2002-11-19 | Calgene Llc | Methods for producing plants with elevated oleic acid content |
| US5292941A (en) | 1991-08-06 | 1994-03-08 | Lion Corporation | Method for ozonizing unsaturated fatty acids or lower alkyl esters thereof and method for the oxidative decomposition of ozonized products |
| IT1251708B (it) * | 1991-12-11 | 1995-05-20 | Novamont Spa | Procedimento per la preparazione di acidi carbossilici o loro esteri mediante scissione ossidativa di acidi grassi insaturi o loro esteri. |
| US5324794A (en) | 1992-05-14 | 1994-06-28 | Showa Highpolymer Co., Ltd. | Polyester film |
| JPH05320571A (ja) | 1992-05-20 | 1993-12-03 | Nippon Paint Co Ltd | 水性塗料組成物、多層系塗膜及び多層系塗膜形成方法 |
| WO1994018337A1 (en) | 1993-02-05 | 1994-08-18 | Monsanto Company | Altered linolenic and linoleic acid content in plants |
| ZA951231B (en) | 1994-02-15 | 1996-08-15 | Du Pont | Corn plants and products with improved oil composition |
| US5520708A (en) | 1994-04-26 | 1996-05-28 | Iowa State University Research Foundation, Inc. | Soybean oil ester fuel blends |
| FR2724651B1 (fr) * | 1994-09-16 | 1996-12-20 | Rhone Poulenc Chimie | Procede de preparation d'acides mono-et dicarboxyliques a partir d'acides gras insatures et/ou leurs derives |
| AR006830A1 (es) | 1996-04-26 | 1999-09-29 | Du Pont | Aceite de soja con alta estabilidad oxidativa |
| WO1998015587A1 (en) | 1996-10-08 | 1998-04-16 | Cytec Technology Corp. | Crosslinker compositions and low gloss epoxy coatings therefrom |
| US7109392B1 (en) | 1996-10-09 | 2006-09-19 | Cargill, Incorporated | Methods for increasing oleic acid content in seeds from transgenic plants containing a mutant delta 12 desaturase |
| CA2219480C (en) | 1996-10-30 | 2006-06-13 | Ems - Inventa Ag | Heat-curable coating composition |
| JP3449883B2 (ja) * | 1997-03-18 | 2003-09-22 | 株式会社クラレ | エステル系高分子ポリオール組成物およびその製造方法 |
| US6479445B1 (en) | 1997-05-23 | 2002-11-12 | Huntsman Petrochemical Corporation | Paint stripping compositions |
| US6174501B1 (en) | 1997-10-31 | 2001-01-16 | The Board Of Regents Of The University Of Nebraska | System and process for producing biodiesel fuel with reduced viscosity and a cloud point below thirty-two (32) degrees fahrenheit |
| JP2002507628A (ja) | 1998-03-23 | 2002-03-12 | ザ プロクター アンド ギャンブル カンパニー | エステル交換による高級ポリオール脂肪酸ポリエステルの合成 |
| US6281375B1 (en) | 1998-08-03 | 2001-08-28 | Cargill, Incorporated | Biodegradable high oxidative stability oils |
| US20020058774A1 (en) | 2000-09-06 | 2002-05-16 | Kurth Thomas M. | Transesterified polyol having selectable and increased functionality and urethane material products formed using the polyol |
| US6420490B1 (en) | 1998-12-02 | 2002-07-16 | Kraton Polymers U.S. Llc | Telechelic polymers are produced by ozonation degradation of diene polymers |
| US6388113B1 (en) | 1999-06-04 | 2002-05-14 | Consejo Superior De Investigaciones Cientificas ( Csic) | High oleic/high stearic sunflower oils |
| WO2000074471A1 (en) | 1999-06-04 | 2000-12-14 | Consejo Superior De Investigaciones Cientificas | Use of high oleic high stearic oils |
| EP1074540B1 (de) * | 1999-08-05 | 2003-05-07 | Dr. Frische GmbH | Verfahren zur Gewinnung von gesättigten Dicarbonsäuren aus der Ozonolyse ungesättigter Fettsäuren |
| US7067722B2 (en) | 1999-08-26 | 2006-06-27 | Monsanto Technology Llc | Nucleic acid sequences and methods of use for the production of plants with modified polyunsaturated fatty acids |
| US7531718B2 (en) | 1999-08-26 | 2009-05-12 | Monsanto Technology, L.L.C. | Nucleic acid sequences and methods of use for the production of plants with modified polyunsaturated fatty acids |
| HU0100956D0 (en) | 2000-03-06 | 2001-05-28 | Bestfoods Bestfoods | Freezable low-calorie spoonable dressings and method for their production |
| US6448318B1 (en) | 2000-03-10 | 2002-09-10 | The Goodyear Tire & Rubber Company | Method of processing rubber compositions containing soya fatty acids, sunflower fatty acids and mixtures thereof |
| US6620772B2 (en) | 2001-07-13 | 2003-09-16 | Renewable Lubricants, Inc. | Biodegradable penetrating lubricant |
| JP4004470B2 (ja) | 2001-11-02 | 2007-11-07 | 三洋化成工業株式会社 | 複合樹脂粒子 |
| GB0129590D0 (en) | 2001-12-11 | 2002-01-30 | Cambridge Biopolymers Ltd | Oil Ozonolysis |
| US6583302B1 (en) | 2002-01-25 | 2003-06-24 | The United States Of America As Represented By The Secretary Of Agriculture | Chemically modified vegetable oil-based industrial fluid |
| US20040107460A1 (en) | 2002-03-21 | 2004-06-03 | Fillatti Joanne J. | Nucleic acid constructs and methods for producing altered seed oil compositions |
| WO2003080802A2 (en) | 2002-03-21 | 2003-10-02 | Monsanto Technology Llc | Nucleic acid constructs and methods for producing altered seed oil compositions |
| US7566813B2 (en) | 2002-03-21 | 2009-07-28 | Monsanto Technology, L.L.C. | Nucleic acid constructs and methods for producing altered seed oil compositions |
| US7008983B2 (en) | 2002-04-29 | 2006-03-07 | E. I. Du Pont De Nemours And Company | Hydrolysis resistant polyester compositions and related articles and methods |
| US7423198B2 (en) | 2002-05-15 | 2008-09-09 | Viterra, Inc. | High oleic acid Brassica juncea |
| JP2004124008A (ja) | 2002-10-07 | 2004-04-22 | Foundation For Advancement Of International Science | 植物油燃料の製造方法 |
| US6699945B1 (en) | 2002-12-03 | 2004-03-02 | Owens Corning Fiberglas Technology, Inc. | Polycarboxylic acid based co-binder |
| EP2479249B1 (en) | 2003-02-21 | 2014-01-01 | Nippon Oil Corporation | Lubricating oil composition for transmissions |
| US7125950B2 (en) | 2003-04-30 | 2006-10-24 | Board Of Trustees Of Michigan State University | Polyol fatty acid polyesters process and polyurethanes therefrom |
| WO2005028631A2 (en) | 2003-09-19 | 2005-03-31 | Northwestern University | A novel biodegradable elastomeric scaffold for tissue engineering and light scattering fingerprinting methods for testing the same |
| US7524440B2 (en) | 2003-10-02 | 2009-04-28 | Cooper Industries, Inc. | Method comprising additive for dielectric fluid |
| US7244857B2 (en) | 2003-11-14 | 2007-07-17 | Crompton Corporation | Method of making hydroxyalkyl amide containing reduced level of unreacted alkanolamine |
| US20050145312A1 (en) | 2003-12-18 | 2005-07-07 | Herberger James R.Sr. | Tire component, and tire with such component, of rubber composition which contains combination of soybean oil and starch/plasticizer composite |
| EP1797165B1 (en) | 2004-08-10 | 2010-10-06 | Battelle Memorial Institute | Lubricants derived from plant and animal oils and fats |
| US7601677B2 (en) | 2004-08-11 | 2009-10-13 | Daniel Graiver | Triglyceride based lubricant |
| US20080260933A1 (en) | 2004-10-08 | 2008-10-23 | Dow Agroscience Llc | Certain Plants with "No Saturate" or Reduced Saturate Levels of Fatty Acids in Seeds, and Oil Derived from the Seeds |
| EP1861351A2 (en) * | 2005-02-28 | 2007-12-05 | Michigan State University | Novel triglycerides and method of preparation thereof |
| US7367995B2 (en) | 2005-02-28 | 2008-05-06 | Board Of Trustees Of Michigan State University | Biodiesel additive and method of preparation thereof |
| US7579306B2 (en) | 2005-03-02 | 2009-08-25 | Chemtura Corporation | Method for improving the oxidative stability of industrial fluids |
| WO2010078491A1 (en) | 2008-12-31 | 2010-07-08 | Battelle Memorial Institute | Pre-esterification of primary polyols to improve solubility in solvents used in polyol process |
| ES2381367T3 (es) | 2005-04-26 | 2012-05-25 | Battelle Memorial Institute | Métodos para la producción de polioles a partir de aceites y su uso en la producción de poliésteres y poliuretanos |
| US8871960B2 (en) | 2005-04-26 | 2014-10-28 | Battelle Memorial Institute | Preparation of esters and polyols by initial oxidative cleavage of fatty acids followed by esterification reactions |
| EP1877528A1 (en) | 2005-04-26 | 2008-01-16 | Renewable Lubricants, Inc. | High temperature biobased lubricant compositions comprising boron nitride |
| CA2625185A1 (en) | 2005-10-11 | 2007-04-19 | Biolectric Pty Ltd | Low viscosity vegetable oil-based dielectric fluids |
| EP1806398A1 (en) | 2006-01-04 | 2007-07-11 | Monsanto S.A.S. | Fad-2 mutants and high oleic plants |
| US7538236B2 (en) | 2006-01-04 | 2009-05-26 | Suresh Narine | Bioplastics, monomers thereof, and processes for the preparation thereof from agricultural feedstocks |
| AR059811A1 (es) | 2006-03-10 | 2008-04-30 | Monsanto Technology Llc | Semillas de soja, composiciones de soja, y metodos para producirlas |
| EP1837397A1 (en) | 2006-03-21 | 2007-09-26 | Monsanto S.A.S. | FAD-2 mutants and high oleic plants |
| JP2007284520A (ja) | 2006-04-14 | 2007-11-01 | Agc Polymer Material Co Ltd | 二液型ポリウレタン防水材組成物 |
| US7696370B2 (en) | 2006-05-09 | 2010-04-13 | The Curators Of The University Of Missouri | Soy based polyols |
| DE102006021438A1 (de) | 2006-05-09 | 2007-11-15 | Cognis Ip Management Gmbh | Verfahren zur Ozonolyse von ungesättigten Verbindungen |
| WO2009085033A1 (en) | 2007-12-27 | 2009-07-09 | Cibus Llc | Alkylester fatty acid blends and uses therefor |
| US7790651B2 (en) | 2006-07-23 | 2010-09-07 | Iowa State University Research Foundation, Inc. | Porous silica and metal oxide composite-based catalysts for conversion of fatty acids and oils to biodiesel |
| US20080057552A1 (en) | 2006-08-31 | 2008-03-06 | Inmok Lee | Processes for Producing Fats or Oils and Compositions Comprising the Fats or Oils |
| US20080081883A1 (en) | 2006-09-28 | 2008-04-03 | Battelle Memorial Institute | Polyester Polyols Derived From 2,5-Furandicarboxylic Acid, and Method |
| US20080091039A1 (en) | 2006-10-13 | 2008-04-17 | Archer-Daniels-Midland Company | Hydrogenation Process and High Monoene Compositions Obtained Therefrom |
| BRPI0716347B8 (pt) | 2006-10-31 | 2022-12-06 | Du Pont | Polinuleotídeo isolado, métodos para identificar se uma amostra biológica compreende um polinucleotídeo, para detectar a presença de um polinucleotídeo, para detectar a presença de uma sequência, para selecionar sementes e para produzir um vegetal tolerante ao inibidor de als, pares de primers de dna e construção de um dna de expressão |
| EP1978013A1 (en) | 2007-04-04 | 2008-10-08 | Cognis IP Management GmbH | Diols and polyols |
| US20100087350A1 (en) | 2007-04-09 | 2010-04-08 | Sonnenschein Mark F | Capped polyester polyol lubricant composition |
| US8097739B2 (en) | 2007-04-18 | 2012-01-17 | BioBases Technologies, LLC | Process for the manufacture of natural oil hydroxylates |
| ITMI20070953A1 (it) | 2007-05-10 | 2008-11-11 | Novamont Spa | Processo di scissione catalitica di oli vegetali |
| US20090082483A1 (en) | 2007-09-20 | 2009-03-26 | Petrovic Zoran S | Polyglycerol based polyols and polyurethanes and methods for producing polyols and polyurethanes |
| WO2009058368A1 (en) | 2007-11-01 | 2009-05-07 | Cargill, Incorporated | Natural oil-derived polyester polyols and polyurethanes made therefrom |
| MX2011006961A (es) | 2008-12-31 | 2011-09-27 | Battelle Memorial Institute | Uso de acidos grasos como material de alimentacion en el proceso de poliol. |
| CA2748618C (en) | 2008-12-31 | 2016-06-07 | Battelle Memorial Institute | Solvent-less preparation of polyols by ozonolysis |
| EP2406357B1 (en) | 2009-03-13 | 2016-04-27 | Battelle Memorial Institute | Process for producing modified vegetable oil lubricants |
| BR112012007162A2 (pt) | 2009-09-30 | 2016-03-29 | Battelle Memorial Institute | poliol de reticulação multifuncional, e, método para produzir um poliol de reticulação multifuncional |
-
2009
- 2009-12-31 US US13/142,651 patent/US8871960B2/en active Active
- 2009-12-31 CA CA2748622A patent/CA2748622C/en active Active
- 2009-12-31 CN CN200980157518.3A patent/CN102333755B/zh active Active
- 2009-12-31 WO PCT/US2009/069932 patent/WO2010078505A1/en not_active Ceased
- 2009-12-31 KR KR1020117017776A patent/KR101701756B1/ko active Active
- 2009-12-31 JP JP2011544625A patent/JP6075952B2/ja active Active
- 2009-12-31 MY MYPI2011003058A patent/MY169801A/en unknown
- 2009-12-31 EP EP09797250.9A patent/EP2382177B1/en active Active
- 2009-12-31 MX MX2011006999A patent/MX2011006999A/es active IP Right Grant
- 2009-12-31 BR BRPI0923797-6A patent/BRPI0923797B1/pt active IP Right Grant
-
2011
- 2011-06-30 CL CL2011001629A patent/CL2011001629A1/es unknown
- 2011-07-29 CO CO11095599A patent/CO6400215A2/es not_active Application Discontinuation
-
2015
- 2015-07-13 JP JP2015139700A patent/JP2016006061A/ja active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| US20110269979A1 (en) | 2011-11-03 |
| JP2012514047A (ja) | 2012-06-21 |
| CN102333755A (zh) | 2012-01-25 |
| BRPI0923797A2 (pt) | 2015-07-21 |
| EP2382177A1 (en) | 2011-11-02 |
| MY169801A (en) | 2019-05-16 |
| EP2382177B1 (en) | 2019-03-13 |
| CA2748622C (en) | 2016-11-01 |
| CO6400215A2 (es) | 2012-03-15 |
| WO2010078505A1 (en) | 2010-07-08 |
| US8871960B2 (en) | 2014-10-28 |
| CA2748622A1 (en) | 2010-07-08 |
| KR101701756B1 (ko) | 2017-02-03 |
| WO2010078505A8 (en) | 2010-10-07 |
| CN102333755B (zh) | 2016-02-24 |
| KR20110111441A (ko) | 2011-10-11 |
| JP2016006061A (ja) | 2016-01-14 |
| HK1164272A1 (zh) | 2012-09-21 |
| MX2011006999A (es) | 2012-09-28 |
| JP6075952B2 (ja) | 2017-02-08 |
| CL2011001629A1 (es) | 2012-02-03 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US8871960B2 (en) | Preparation of esters and polyols by initial oxidative cleavage of fatty acids followed by esterification reactions | |
| ES2381367T3 (es) | Métodos para la producción de polioles a partir de aceites y su uso en la producción de poliésteres y poliuretanos | |
| BRPI0923798B1 (pt) | métodos para produzir um éster e para produzir amidas | |
| BRPI0923833B1 (pt) | métodos para produzir um éster e amidas | |
| US8624047B2 (en) | Solvent-less preparation of polyols by ozonolysis | |
| CN104302614B (zh) | 用于生物润滑剂和生物聚合物的生物多元醇及其制备方法 | |
| HK1155472A (en) | Methods for production of polyols from oils and their use in the production of polyesters and polyurethanes |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B07A | Application suspended after technical examination (opinion) [chapter 7.1 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted [chapter 16.1 patent gazette] |