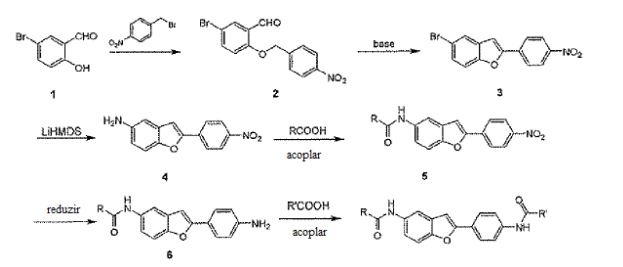
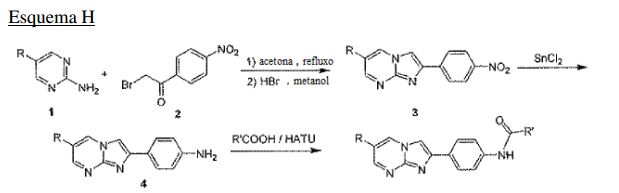
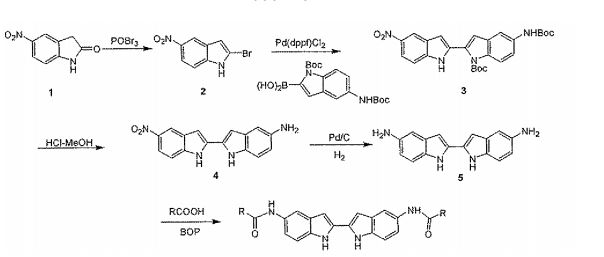
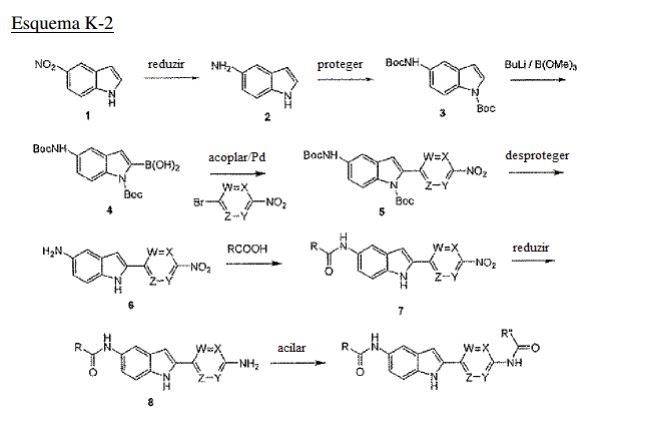
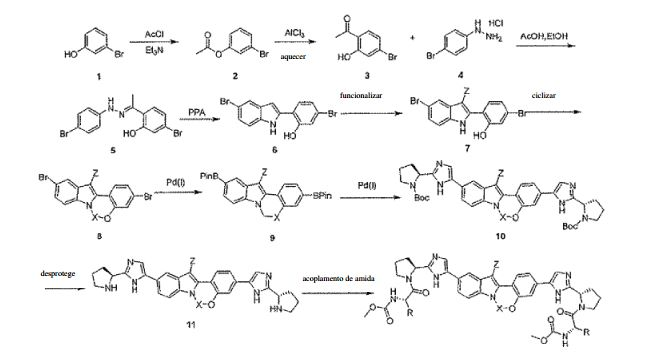
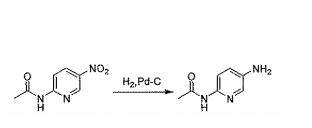
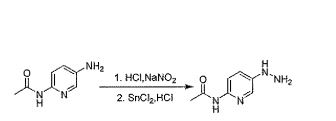
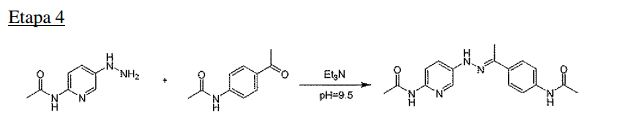
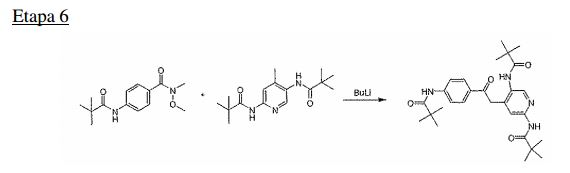
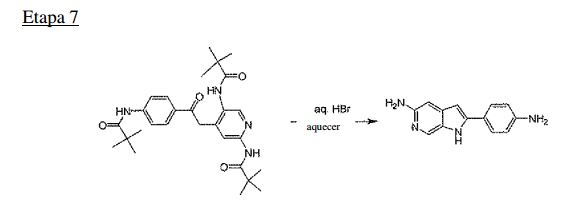
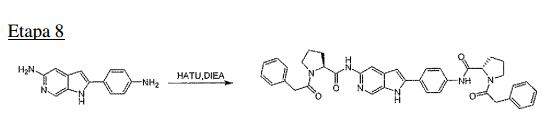
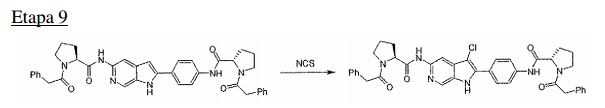
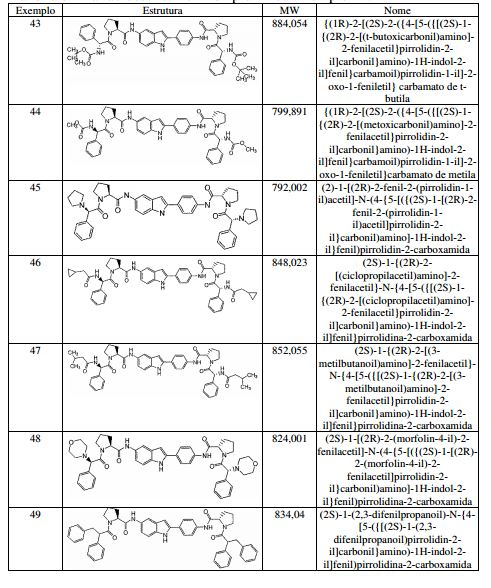
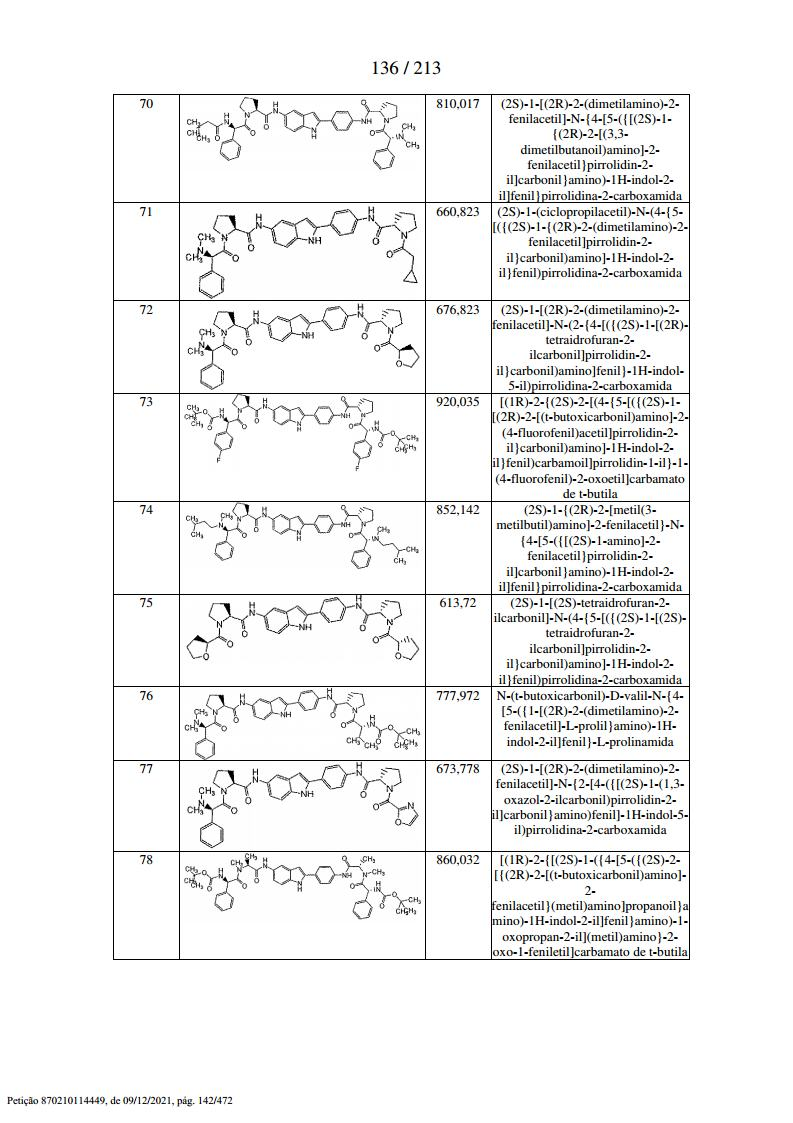
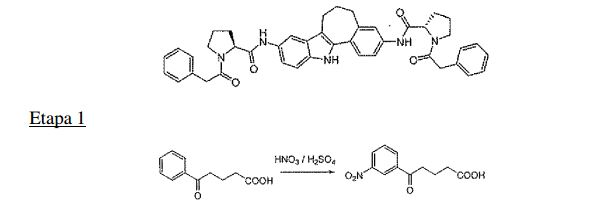
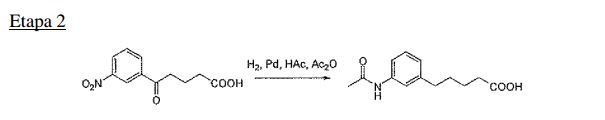
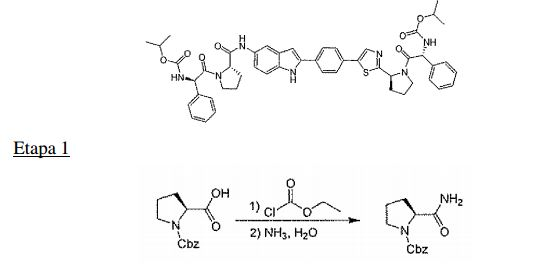
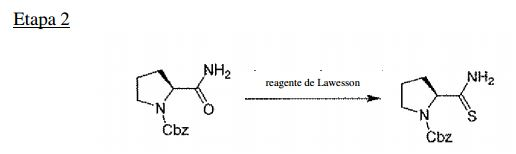
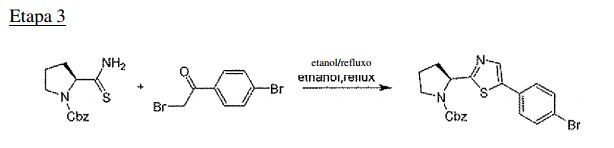
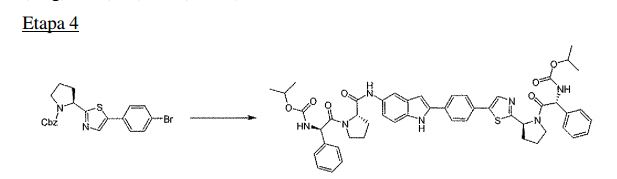
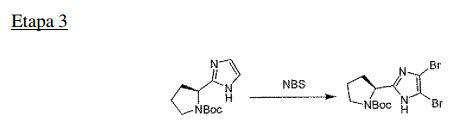
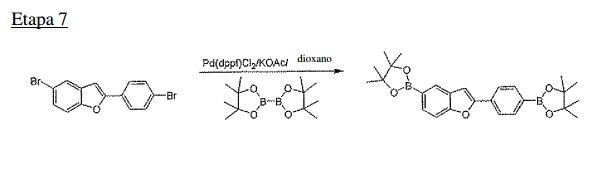
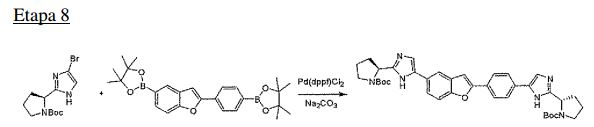
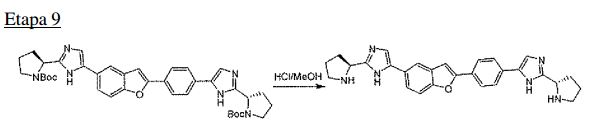
CAMPO DA INVENÇÃO
[001] A presente revelação refere-se a compostos antivirais que são úteis como inibidores da replicação do vírus da hepatite C (HCV, hepatitis C virus). Espera-se que os compostos atuem sobre a proteína NS5A (nonstructural 5A) do HCV. Proporciona-se também composições compreendendo referidos compostos, o uso de referidos compostos para tratar infecção por HCV e/ou reduzir a probabilidade ou severidade de sintomas da infecção por HCV, métodos para inibir a função da proteína não-estrutural NS5A, e métodos para inibir replicação viral do HCV e/ou produção viral.
FUNDAMENTOS DA INVENÇÃO
[002] Infecção por vírus da hepatite C (HCV) é um problema de saúde importante que leva à doença crônica do fígado, como cirrose e carcinoma hepatocelular, em um número substancial de indivíduos infectados. Tratamentos correntes para a infecção por HCV incluem imunoterapia apenas com interferon-α recombinante ou em combinação com o análogo de núcleosídeo ribavirina.
[003] Várias enzimas codificadas viralmente são alvos putativos para intervenção terapêutica, incluindo uma metaloprotease (NS2-3), uma serina protease (NS3, radicais de aminoácidos 1-180), uma helicase (NS3, comprimento pleno), um cofator de NS3 protease (NS4A), uma proteína de membrana (NS4B), uma metaloproteína de zinco (NS 5A) e uma RNA polimerase dependente de RNA (NS 5B).
[004] Um alvo identificado para intervenção terapêutica é a proteína não-estrutural NS5A do HCV, que é descrita, por exemplo, por Seng-Lai Tan & Michael G. Katze, How Hepatitis C Virus Counteracts the Interferon Response: The Jury is Still Out on NS5A, 284 VIROLOGY 1-12 (2001); e por Kyu-Jin Park et al, Hepatitis C Virus NS5A Protein Modulates c-Jun N- terminal Kinase through Interaction with Tumor Necrosis Fator Receptor- associated Fator 2, 278(33) J. BiO. CHEM. 30711 (2003). Uma proteína não- estrutural, NS5A é um componente essencial para a replicação e montagem viral. Mutações em NS5A em ou próximo de sítios de fosforilação conhecidos podem afetar a capacidade de replicação de alto nível em sistemas de cultura de células, sugerindo um papel importante para a fosforilação de NS5A na eficiência da replicação viral. Inibidores da fosforilação do NS5A podem levar a reduzida replicação do RNA viral.
[005] NS5A é uma metaloproteína de zinco organizada em três domínios distintos. NS5A localiza-se no sítio associado com membrana da síntese de RNA via uma âncora de hélice α anfifática N-terminal. A estrutura cristalina do domínio I demonstra que NS5A pode existir como um dímero, com um grande sulco de RNA putativo localizado na interface dos monômeros. Timothy L. Tellinghuisen et al, Structure of the zinc-binding domain of an essential component of the hepatitis C viral replicase, 435(7040) NATURE 374 (2005). Robert A. Love et al., Crystal Structure of a Novel Dimeric Form of NS5A Domain I Protein From Hepatitis C Virus, 89(3) J. VIROLOGY 4395-403(2009). A interação de NS5A com RNA é considerada como sendo crítica para a função desta proteína na replicação de RNA. Ainda não se obteve informação estrutural para os domínios II ou III. Mapeamento genético recente mostrou que, embora alguns radicais no domínio II sejam essenciais para a replicação de RNA, muitas porções do domínio II e todas do domínio III são dispensáveis. Timothy L. Tellinghuisen et al., Identification of Residues Required for RNA Replication in Domains II and III of the Hepatitis C Virus NS5A Protein, J. VIROLOGY 1073 (2008). Mutações construída no domínio III resultam em virus que pode manter a replicação de RNA mas que produz menores titulações de vírus infecciosos em cultura de células, demonstrando que ocorreu um segundo papel distinto para NS5A após a replicação de RNA. Timothy L. Tellinghuisen et al., Regulation of Hepatitis C Virion Production via Phosphorilation of the NS5A Protein, 4(3) PLOS PATHOGENS el000032 (2008); Nicole Appel et al., Mutational Analysis of Hepatitis C Virus Nonstructural Protein 5 A: Potential Role of Differential Phosphorilation in RNA Replication and Identification of a Genetically Flexible Domain, 79(5) J. VIROLOGY 3187 (2005). NS5A, diferentemente de outras proteínas não-estruturais, pode ser trans- complementado, consistente com funções fora da replicase viral. A interação de NS5A com numerosas vias de sinalização do hospedeiro foi descrita (Michael J. Gale Jr. et al., Evidence That Hepatitis C Virus Resistance to Interferon is Mediated through Repression of the PKR Protein Kinase by the Nonstructural 5 A Protein, 230 VIROLOGY 217 (1997); Andrew Macdonald & Mark Harris, Hepatitis C virus NS5A: tales of a promiscuous protein, 85 J. GEN. VIROLOGY 2485 (2004).), sugerindo que esta proteína pode modificar o ambiente da célula hospedeira a um estado favorável para o vírus, eventos que podem requerer uma forma de NS5A dissociada do complexo de replicação.
[006] Há uma necessidade clara e há muito sentida de desenvolver terapêuticos efetivos para o tratamento da infecção por HCV. Especificamente, há uma necessidade de desenvolver compostos que são úteis para tratar pacientes infectados com HCV e compostos que inibem seletivamente a replicação viral do HCV.
SUMÁRIO DA INVENÇÃO
[007] A presente revelação refere-se a compostos inéditos de fórmula (I) e/ou sais, hidratos, solvatos, prodrogas ou isômeros farmaceuticamente aceitáveis dos mesmos. Estes compostos são úteis, seja como compostos ou seus sais farmaceuticamente aceitáveis (quando apropriado), na inibição da proteína NS5A (proteína não-estrutural 5A [non- structural 5-A]) do HCV (vírus da hepatite C [hepatitis C virus]), na prevenção ou tratamento de um ou mais dos sintomas da infecção por HCV, na inibição da replicação viral do HCV e/ou produção viral do HCV, e/ou como ingredientes de composição farmacêutica. Como ingredientes de composição farmacêutica, estes compostos, o que inclui referência a hidratos e solvatos de referidos compostos, e seus sais podem ser o agente terapêutico ativo primário, e, quando apropriado, pode ser combinado com outros agentes terapêuticos incluindo, mas sem limitação, outros antivirais para HCV, antiiinfectivos, imunomoduladores, antibióticos ou vacinas.
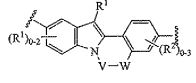
[008] Mais particularmente, a presente revelação refere-se a um composto de fórmula (I):

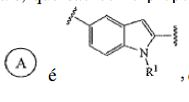
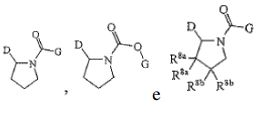
e/ou um sal farmaceuticamente aceitável do mesmo, sendo que: é selecionado do grupo que consiste de sistemas de anel arila bicíclico com 9 membros que contêm de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e que são substituídos em C ou N átomos por u substituintes R1, cada R1 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -(CH2)0-6(O)R3, -CO2R3a, - C(O)N(R3a)2, -SR3a, -S(O)R3a, -S(O2)R3a, -(CH2)0-6N(R3a)2, -N(R3a)SO2R3a, - 3a 3a 3a 3 3a 3a 3a 3a N(R )CO2R , -N(R )C(O)R , -N(R )COR , -N(R )C(O)N(R ), C1- 6alquila, C3-8carbociclo contendo de 0 a 3 heteroátomos selecionados dentre N, O e S, e fenila, e o C1-6alquila, C3-8carbociclo e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -CO2R3a, -C(O)N(R3a)2, -N(R3a)2, - 3a 3a 3a 3a 3a 3a 3a 3a 3a N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -N(R )CO2R , - N(R3a)C(O)N(R3a), C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, e C3- 8cicloalquila, u é de 0 a 4, cada R3 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila, -OH, -O-C1-6alquila e C3-8cicloalquila, e cada R3a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; (V) - é um grupo selecionado do grupo que consiste de (a)-C^C- e (b) sistemas de anel arila B' selecionados do grupo que consiste de: sistemas de anel monocíclico com de 5 a 7 membros e sistemas de anel bicíclico com de 8 a 10 membros, e os sistemas de anel arila B1 contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituídos em C ou N átomos por v substituintes R2, cada R2 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR4a, -CN, -CO2R4a, -C(O)R4a, - 4a 4a 4a 4 4a 4a 4a 4a C(O)N(R )2, -N(R )2, -N(R )COR , -N(R )CO2R , -N(R )C(O)N(R ), - N(R4a)SO2R4a, -SR4a, -S(O)R4a, -S(O2)R4", C1-6alquila substituído por de 0 a 4 R4 e C3-8cicloalquila substituído por de 0 a 4 R4, v é de 0 a 4, cada R4 é selecionado independentemente do grupo que consiste de hidrogênio, -OH, C1-6alquila e C3-8cicloalquila; cada R4a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; (A) (B j 9 ■ e - R1 e R2 podem ser tomados em conjunto com para formar um anel carbocíclico com de 5 a 9 membros contendo 1 ou 2 heteroátomos selecionados independentemente do grupo que consiste de N, O e S; cada D é um grupo selecionado independentemente do grupo que consiste de: uma ligação simples, -C(O)N(R5)-, -N(R5)C(O)-, e um sistema de anel arila com 5 ou 6 membros D' contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por de 0 a 2 substituintes R5, cada R5 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR6, -CN, -CO2R6, -C(O)N(R6)2, -N(R6)2, 66 6 6 6 6 6 6 -N(R )COR , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -NCO2R , - NC(O)N(R6)2, C1-6alquila substituído por de 0 a 3 R6 e C3-8cicloalquila substituído por de 0 a 3 R6, e cada R6 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; cada E é um grupo selecionado independentemente do grupo que consiste de: uma ligação simples, -(C(R7)2)0-2NR7C(O)O0-1-, e um derivado de pirrolidinila selecionado do grupo que consiste de:
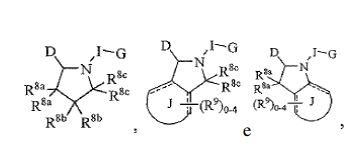
I é um grupo divalente selecionado dentre -C(O)-, -CO2- e - C(O)N(R7)-, J é um sistema de anel fundido selecionado do grupo que consiste de carbociclos com de 3 a 7 membros e anéis arila com 5 ou 6 membros contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por substituintes R9, cada R8a é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OH, -OC1-6alquila e C1-6alquila, ou dois R8a podem ser tomados em conjunto para formar oxo, cada R8b é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OH, -OC1-6alquila e C1-6alquila, ou dois R8b podem ser tomados em conjunto para formar oxo, cada R8c é selecionado independentemente do grupo que consiste de hidrogênio e C1-6alquila, ou quaisquer dois grupos selecionados dentre R8a, R8b e R8c podem ser tomados em conjunto para formar um anel espiro-bicíclico ou bicíclico ligado em ponte; cada R9 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, - NH-C1-6alquila e -NHC(O)-C1-6alquila, cada R7 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e fenila, e o C1-6alquila e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, C1-5alquila, -O-C1-6alquila e -S- C1-6alquila; e cada G é selecionado independentemente do grupo que consiste de: hidrogênio, -OR10a, -CN, -CO2R10a - C(O)N(R10)2, - SR 10a, - S(O)R10a, - S(O2)R10a, - N(R10)2, - N(R10)SO2R10a, - NCO2R10a, -NC(O)N(R10)2, C1-6alquila apresentando de 0 a 4 substituintes R11, cada R11 é selecionado independentemente do grupo que consiste de: -OH, (ii)-N(R10)2, =NR10, -O-C1-6alquila, - C(O)R10, - S-C1-6alquila, - SO2-C1-6alquila, carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R12 em átomos de N ou C, e cada R12 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1-6alquila apresentando de 0 a 3 substituintes selecionados dentre R10, -O-C1-6alquila, -S-C1-6alquila, -OR10a, -CN, -C(O)R10, -CO2R10a, - 10 10a 10a 10a 10 10a 10a C(O)N(R )2, -SR , -S(O)R , -S(O2)R , -N(R )S(O2)R , -NCO2R , - NC(O)N(R10)2 e -N(R10)2, ou dois R12 são tomados em conjunto para formar oxo, e arila com 5 ou 6 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R13 em átomos de N ou C, e cada R13 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1-6alquila, -O-C1-6alquila e carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, (n) carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R10 em átomos de N ou C; e (o) sistemas de anel arila G' selecionados do grupo que consiste de: sistemas de anel monocíclico com de 5 a 7 membros e sistemas de anel bicíclico com de 8 a 10 membros, e os sistemas de anel arila G' contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por de 0 a 3 substituintes R10; cada R10 é selecionado independentemente do grupo que consiste de hidrogênio, -CN, C1-6alquila, -O-C0-6alquila, -S-C0-6alquila, C1-6alquil-O-R14, - C(O)R14, - CO2R14, - SO2R14, - N(R14)2, - N(R14)SO2R14, - NCO2R14, - NC(O)N(R14)2, e carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, - u dois R10 podem ser tomados em conjunto para formar oxo; - ada R10a é selecionado independentemente do grupo que consiste de hidrogênio, -CN, C1-6alquila, C1-6alquil-O-R14, - C(O)R14, - CO2R14, - SO2R14, (x) -N(R14)2, (xi) -N(R14)SO2R14, (xii) -NCO2R14, (xiii) -NC(O)N(R14)2, e (xiv) carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e dois grupos R10 ou R10a podem ser tomados em conjunto com o N a que estão ligados para formar um anel, que pode ser substituído por de 0 a 3 substituintes R14, e cada R14 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila, C3-8-cicloalquila -(CH2)0-3C3-8cicloalquila e fenila.
[009] A presente invenção também inclui composições farmacêuticas contendo um composto da presente invenção e métodos de preparar referidas composições farmacêuticas. A presente invenção inclui adicionalmente métodos de tratar ou reduzir a probabilidade ou severidade de infecção por HCV, métodos para inibir a função da proteian NS5A, e métodos para inibir replicação viral do HCV e/ou produção viral.
[0010] Outras concretizações, aspectos e características da presente invenção são ainda melhor descritas ou serão perceptíveis a partir da descrição a seguir, dos exemplos e das reivindicações anexas.
Descrição detalhada da invenção
[0011] A presente invenção inclui compostos de fórmula (I) acima, e seus sais farmaceuticamente aceitáveis. Os compostos de fórmula (I) são inibidores da NS5A do HCV.
[0012] Uma primeira concretização da invenção refere-se a compostos apresentando fórmula estrutural (I):

e/ou um sal farmaceuticamente aceitável do mesmo, sendo que: (A) ■' - é selecionado do grupo que consiste de sistemas de anel arila bicíclico com 9 membros que contêm de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e que são substituídos em C ou N átomos por u substituintes R1, cada R1 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -(CH2)0-6(O)R3, -CO2R3a, - C(O)N(R3a)2, -SR3a, -S(O)R3a, -S(O2)R3a, -(CH2)0-6N(R3a)2, -N(R3a)SO2R3a, - 3a 3a 3a 3 3a 3a 3a 3a N(R )CO2R , -N(R )C(O)R , -N(R )COR , -N(R )C(O)N(R ), C1- 6alquila, C3-8carbociclo contendo de 0 a 3 heteroátomos selecionados dentre N, O e S, e fenila, e o C1-6alquila, C3-8carbociclo e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -CO2R3a, -C(O)N(R3a)2, -N(R3a)2, - 3a 3a 3a 3a 3a 3a 3a 3a 3a N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -N(R )CO2R , - N(R3a)C(O)N(R3a), C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, e C3- 8cicloalquila, u é de 0 a 4, cada R3 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila, -OH, -O-C1-6alquila e C3-8cicloalquila, e cada R3a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; CB) v é um grupo selecionado do grupo que consiste de -C=C- e sistemas de anel arila B' selecionados do grupo que consiste de: sistemas de anel monocíclico com de 5 a 7 membros e sistemas de anel bicíclico com de 8 a 10 membros, e os sistemas de anel arila B1 contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituídos em C ou N átomos por v substituintes R2, cada R2 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR4a, -CN, -CO2R4a, -C(O)R4a, - 4a 4a 4a 4 4a 4a 4a 4a C(O)N(R )2, -N(R )2, -N(R )COR , -N(R )CO2R , -N(R )C(O)N(R ), - N(R4a)SO2R4a, -SR4a, -S(O)R4a, -S(O2)R4", C1-6alquila substituído por de 0 a 4 R4 e C3-8cicloalquila substituído por de 0 a 4 R4, v é de 0 a 4, cada R4 é selecionado independentemente do grupo que consiste de hidrogênio, -OH, C1-6alquila e C3-8cicloalquila; cada R4a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; R1 e R2 podem ser tomados em conjunto com - e para formar um anel carbocíclico com de 5 a 9 membros contendo 1 ou 2 heteroátomos selecionados independentemente do grupo que consiste de N, O e S; cada D é um grupo selecionado independentemente do grupo que consiste de: uma ligação simples, -C(O)N(R5)-, -N(R5)C(O)-, e um sistema de anel arila com 5 ou 6 membros D' contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por de 0 a 2 substituintes R5, cada R5 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR6, -CN, -CO2R6, -C(O)N(R6)2, -N(R6)2, 66 6 6 6 6 6 6 -N(R )COR , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -NCO2R , - NC(O)N(R6)2, C1-6alquila substituído por de 0 a 3 R6 e C3-8cicloalquila substituído por de 0 a 3 R6, e cada R6 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; cada E é um grupo selecionado independentemente do grupo que consiste de: uma ligação simples, -(C(R7)2)0-2NR7C(O)O0-1-, e um derivado de pirrolidinila selecionado do grupo que consiste de:
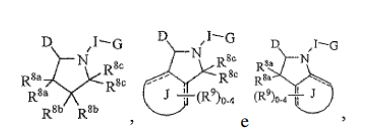
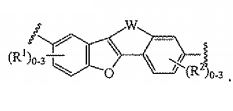
e I é um grupo divalente selecionado dentre -C(O)-, -CO2- e - C(O)N(R7)-, J é um sistema de anel fundido selecionado do grupo que consiste de carbociclos com de 3 a 7 membros e anéis arila com 5 ou 6 membros contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por substituintes R9, cada R8a é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OH, -OC1-6alquila e C1-6alquila, ou dois R8a podem ser tomados em conjunto para formar oxo, cada R8b é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OH, -OC1-6alquila e C1-6alquila, ou dois R8b podem ser tomados em conjunto para formar oxo, cada R8c é selecionado independentemente do grupo que consiste de hidrogênio e C1-6alquila, ou quaisquer dois grupos selecionados dentre R8a, R8b e R8c podem ser tomados em conjunto para formar um anel espiro-bicíclico ou bicíclico ligado em ponte; cada R9 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, - NH-C1-6alquila e -NHC(O)-C1-6alquila, cada R7 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e fenila, e o C1-6alquila e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, C1-5alquila, -O-C1-6alquila e -S- C1-6alquila; e cada G é selecionado independentemente do grupo que consiste de: hidrogênio, -OR10a, -CN, - CO2R10a - C(O)N(R10)2, - SR 10a, - S(O)R10a, - S(O2)R10a, - N(R10)2, - N(R10)SO2R10a, - NCO2R10a, -NC(O)N(R10)2, C1-6alquila apresentando de 0 a 4 substituintes R11, cada R11 é selecionado independentemente do grupo que consiste de: -OH, (ii)-N(R10)2, =NR10, -O-C1-6alquila, - C(O)R10, - S-C1-6alquila, - SO2-C1-6alquila, carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R12 em átomos de N ou C, e cada R12 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1-6alquila apresentando de 0 a 3 substituintes selecionados dentre R10, -O-C1-6alquila, -S-C1-6alquila, -OR10a, -CN, -C(O)R10, -CO2R10a, - 10 10a 10a 10a 10 10a 10a C(O)N(R )2, -SR , -S(O)R , -S(O2)R , -N(R )S(O2)R , -NCO2R , - NC(O)N(R10)2 e -N(R10)2, ou dois R12 são tomados em conjunto para formar oxo, e arila com 5 ou 6 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R13 em átomos de N ou C, e cada R13 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1-6alquila, -O-C1-6alquila e carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, (n) carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R10 em átomos de N ou C; e (o) sistemas de anel arila G' selecionados do grupo que consiste de: sistemas de anel monocíclico com de 5 a 7 membros e sistemas de anel bicíclico com de 8 a 10 membros, e os sistemas de anel arila G' contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por de 0 a 3 substituintes R10; cada R10 é selecionado independentemente do grupo que consiste de hidrogênio, -CN, C1-6alquila, -O-C0-6alquila, -S-C0-6alquila, C1-6alquil-O-R14, - C(O)R14, - CO2R14, - SO2R14, - N(R14)2, - N(R14)SO2R14, - NCO2R14, - NC(O)N(R14)2, e carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, - u dois R10 podem ser tomados em conjunto para formar oxo; - ada R10a é selecionado independentemente do grupo que consiste de hidrogênio, -CN, C1-6alquila, C1-6alquil-O-R14, - C(O)R14, - CO2R14, - SO2R14, (x) -N(R14)2, (xi) -N(R14)SO2R14,(xii) -NCO2R14, (xiii) -NC(O)N(R14)2, e (xiv) carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e dois grupos R10 ou R10a podem ser tomados em conjunto com o N a que estão ligados para formar um anel, que pode ser substituído por de 0 a 3 substituintes R14, e cada R14 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila, C3-8-cicloalquila -(CH2)0-3C3-8cicloalquila e fenila. (A)
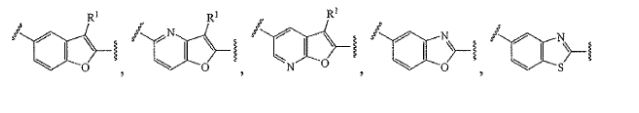
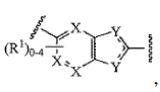
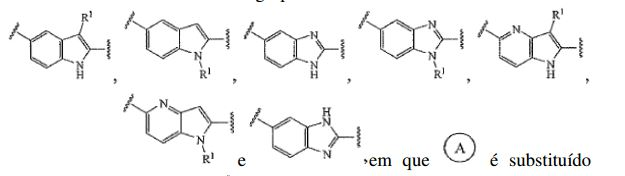
[0013] Em uma segunda concretização da invenção, - f y- é selecionado do grupo que consiste de ,
sendo que cada X é selecionado independentemente do grupo que consiste de ™1 CR1 e N, 1 é selecionado do grupo que consiste de ICR1 NR1 K NRÍ CR1

cada R1, é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -C(O)R3, -CO2R3a, - C(O)N(R3a)2, -SR3a, -S(O)R3a, -S(O2)R3a, -(CH2)0-6N(R3a)2, -N(R3a)SO2R3a, - 3a 3a 3a 3 3a 3a 3a 3a N(R )CO2R , -N(R )C(O)R , -N(R )COR , -N(R )C(O)N(R ), C1- 6alquila, C3-8carbociclo contendo de 0 a 3 heteroátomos selecionados dentre N, O e S, e fenila, e o C1-6alquila, C3-8carbociclo e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -CO2R3a, -C(O)N(R3a)2; -N(R3a)2, - 3a 3a 3a 3a 3a 3a 3a 3a 3 N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -N(R )CO2R , - N(R3a)C(O)N(R3a), C1-6alquila, -O-C1-6alquila e -S-C1-6alquila, cada R3 é selecionado independentemente do grupo que consiste de hidrogênio, C1- 6alquila, -OH, -O-C1-6alquila e C1-8cicloalquila, e cada R3a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3- 8cicloalquila. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionados na fórmula geral acima ou na primeira concretização acima.
[0014] Em um primeiro aspecto da segunda concretização da invenção, é selecionado do grupo que consiste de
é substituído por de 0 a 3 R1 adicionais, que são como proporcionado acima.
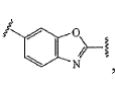
[0015] Em um segundo aspecto da segunda concretização, é selecionado do grupo que consiste de
e em que é substituído por de 0 a 3 R1 adicionais, que são como proporcionado acima. Em casos preferidos deste aspecto é
é substituído por de 0 a 3 R1 adicionais, que são como proporcionado acima.
[0016] Em um terceiro aspecto da segunda concretização, é selecionado do grupo que consiste de
e
sendo que é substituído por de 0 a 3 R1 adicionais, que são como proporcionado acima. Em casos preferidos deste aspecto, é
em que é substituído por de 0 a 3 R1 adicionais, que são como proporcionado acima.
[0017] Em aspectos adicionais da segunda concretização, cada R1 é selecionado do grupo que consiste de hidrogênio, halogênio, -CN e C1- 6alquila. Em particular, cada R1 é selecionado do grupo que consiste de hidrogênio, flúor e -CN.
[0018] Em uma terceira concretização da invenção, é selecionado do grupo que consiste de -C=C-, fenila, piridinila, pirazinila, pirimidila, 1,2,4- triazinila, piridazinila, tiazila e sistemas de anel bicíclico com 9 membros que contêm de 1 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, v é de 0 a 4, cada R2 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR4a, -CN, -CO2R4a, - C(O)N(R4a)2, -N(R4a)2, -N(R4a)CO2R4a, -SR4a, -S(O)R4a, -S(O2)R4a, - 4a 4a 4a 4a 4a 4a N(R )SO2R , -N(R )CO2R , -N(R )C(O)N(R ), C1-6alquila substituído por de 0 a 4 R4 e C3-8cicloalquila substituído por de 0 a 4 R4, cada R4 é selecionado independentemente do grupo que consiste de hidrogênio, -OH, C1-6alquila e C3-8cicloalquila, e cada R4a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e Cs-8cicloalquila. Em aspectos C 2 , x 4 z é fenila, v é de 0 a 2, e cada R2 é selecionado independentemente do grupo que consiste de flúor, cloro, -OH, - CH3, -OCH3 e -CN. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima e/ou na primeira ou segunda concretizações. C\)
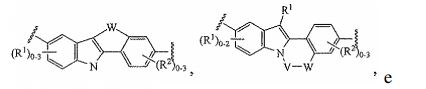
[0019] Em uma quarta concretização da invenção, e , tomados em conjunto com um substituinte R1 e um substituinte R2, são representados por um grupo selecionado do grupo que consiste de:
e sendo que W é selecionado do grupo que consiste de -(CH2)1-3- , -(CH2)0-2NH(CH2)0-2-, -(CH2)0-2N(C1-6alquil)(CH2)0-2-)-(CH2)0-2O(CH2)0-2- e - (CH2)0-2C(O)(CH2)0-2-, sendo que W é substituído por de 0 a 4 Rw, sendo que cada Rw é selecionado independentemente dentre C1-6alquila e C3- 8cicloalquila; e V é selecionado do grupo que consiste de -C(O)- e -CH2-, e sendo que V é -CH2-, V é substituído por de 0 a 2 Rv, sendo que cada Rv é selecionado independentemente do grupo que consiste de C1-6alquila e C3- 8cicloalquila.
[0020] Em um primeiro aspecto desta concretização, tomados em conjunto com um substituinte R1 e um substituinte R2, são representados por um grupo selecionado do grupo que consiste de
e
Em casos particulares desta concretização, e do primeiro aspecto desta concretização, W é selecionado do grupo que consiste de -CH2-, -NH-, -N(C1-6alquil)-, -C(O)-, -CH2NH-, - CH2N(C1-6alquil)-, -CH2CH2-, -C(O)CH2-, -CH2C(O)-, -CH2O-, - CH2CH2CH2-, -C(O)CH2CH2-, -CH2C(O)CH2-, -CH2OCH2-, -CH2CH2C(O)-, -CH2CH2O-, -CH2CH2NH-, -CH2CH2N(C1-6alquil)-, -CH2NHCH2-, - CH2N(C1-6alquil)CH2-, -NHCH2CH2-, e -N(C1-6alquil)CH2CH2-. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima.
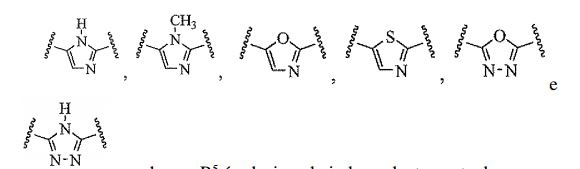
[0021] Em uma quinta concretização da invenção, cada D é selecionado independentemente do grupo que consiste de uma ligação simples,
, sendo que R5 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio -OR6, -CN, -CO2R6, - 6 6 6 66 6 6 6 6 C(O)N(R )2, -N(R )2, -N(R )COR , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , - NCO2R6, -NC(O)N(R6)2, C1-6alquila substituído por de 0 a 3 substituintes R6 e C3-8cicloalquila substituído por de 0 a 3 substituintes R6, e cada R6 é selecionado independentemente do grupo que consiste de hidrogênio, C1- 6alquila e C3-8cicloalquila. Em aspectos particulares desta concretização, cada D é selecionado independentemente do grupo que consiste de
Nesta concretização, todos os outros grupos são como proporcionado na fórmula geral acima e/ou da primeira até a quarta concretizações.
[0022] Em uma sexta concretização da invenção, cada E é selecionado independentemente do grupo que consiste de uma ligação simples, -CH2NHC(O)-, -CH2N(CH3)C(O)-, -C(CH3)HNHC(O)-, - C(CH3)HN(CH3)C(O)-, -C(CH3)NHC(O)-, -C(CH3)2N(CH3)C(O)-, - CH2NHC(O)O-, -CH2N(CH3)C(O)O-, -C(CH3)HNHC(O)O-, C(CH3)HN(CH3)C(O)O-, -C(CH3)2NHC(O)O-, -C(CH3)2N(CH3)C(O)O-
é -OH ou flúor.
[0023] Em um primeiro aspecto desta concretização, each E é selecionado independentemente do grupo que consiste de uma ligação simples,
sendo que um de R8a e R8b é -OH ou flúor.
[0024] Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima e/ou da primeira até a quinta concretizações.
[0025] Em algumas concretizações, grupos adjacentes D e E podem ser selecionados, cada um, como sendo uma ligação simples. Nessas concretizações, D e E são combinados para serem uma ligação simples, e todos os outros grupos são como proporcionado na fórmula geral acima e/ou na primeira, segunda, terceira e quarta concretizações. Ou seja, onde D é uma C í) (B) 4 x u x z - •' ou ' é conectado diretamente a G por meio de uma ligação simples.
[0026] Na sétima concretização da invenção, cada G é selecionado independentemente do grupo que consiste de: (a) C1-6alquila apresentando de 0 a 4 substituintes R11, (b) carbociclos com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e apresentando de 0 a 3 substituintes R10 em átomos de N ou C; e (c) sistemas de anel arila G' selecionados do grupo que consiste de: sistemas de anel monocíclico com de 5 a 7 membros e (ii)sistemas de anel bicíclico com de 8 a 10 membros, e os sistemas de anel arila G' contendo de 0 a 4 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, e substituído em C ou N átomos por de 0 a 3 substituintes R10. Em todos os aspectos da sétima concretização, G é selecionado de tal forma que resultam compostos estáveis. Em todos os aspectos desta sétima concretização, todos os outros grupos são como proporcionado na fórmula geral acima e/ou da primeira até a sexta concretizações.
[0027] Em uma oitava concretização, cada G é selecionado independentemente do grupo que consiste de: (a) hidrogênio, (b) CN, (c) C1-5alquila com de 1 a 3 substituintes R11, cada R11 é selecionado independentemente do grupo que consiste de -OH, -NH2, -NCH3H, -N(CH3)2, -N(CH2CH3)2, HNH, HNCH3, - C(O)H, -C(O)OH, -C(O)CH3, -C(O)OCH3, -NHC(O)H, -NHC(O)OH, - NHC(O)CH3, -NHC(O)OCH3, ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila, e oxacicloexila, fenila, piridinila, pirimidinila e pirrolila, sendo que o ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila e oxacicloexila são substituídos por de 0 a 2 substituintes R12 em átomos de N ou C, e cada R12 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, carbóxi, C1-6alquila, -O-C1-6alquila e -S-C1-6alquila; e o fenila, piridinila, pirimidinila e pirrolila são substituídos por de 0 a 3 substituintes R13 em átomos de N ou C, e cada R13 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1- 6alquila e cicloalquila com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, (d) ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila e oxacicloexila apresentando de 0 a 3 substituintes R10 em átomos de N ou C, os R10 selecionados independentemente do grupo que consiste de hidrogênio, halogênio, carbóxi, C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, fenila e benzila, e (e) sistemas de anel arila G' selecionados do grupo que consiste de: fenila, piridinila e sistemas de anel bicíclico com 9 membros contendo de 0 a 2 heteroátomos selecionados independentemente do grupo que consiste de N e O.
[0028] Em um primeiro aspecto da oitava concretização, G é selecionado independentemente do grupo que consiste de C1-4alquila com de 1 a 2 substituintes R11, sendo que cada R11 é selecionado independentemente do grupo que consiste de -OH, -NH2, -NCH3H, -N(CH3)2)-N(CH2CH3)2, - C(O)OCH3, ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila, oxacicloexila, fenila, piridinila, pirimidinila e pirrolila. Em todos os aspectos da oitava concretização, G é selecionado de tal forma que resultam compostos estáveis. Em todos os aspectos desta oitava concretização, todos os outros grupos são como proporcionado na fórmula geral acima e/ou da primeira até a sexta concretizações. (A)
[0029] Em uma nona concretização da invenção, é selecionado do grupo que consiste de
, em que cada X é selecionado independentemente do grupo que consiste de ... CR1 e N, 1 é selecionado do grupo que consiste de

cada R1 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -C(O)R3, -CO2R3a, - C(O)N(R3a)2, -SR3a, -S(O)R3a, -S(O2)R3a, -(CH2)0-6N(R3a)2, -N(R3a)SO2R3, - 3a 3a 3a 3 3a 3a 3a 3a N(R )CO2R , -N(R )C(O)R , -N(R )COR , -N(R )C(O)N(R ), C1- 6alquila, C3-8carbociclo contendo de 0 a 3 heteroátomos selecionados dentre N, O e S, e fenila, e o C1-6alquila, C3-8carbociclo e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -CO2R3a, -C(O)N(R3a)2, -N(R3a)2, - 3a 3a 3a 3a 3a 3a 3a 3a 3 N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -N(R )CO2R , - N(R3a)C(O)N(R3a), C1-6alquila, -O-C1-6alquila e -S-C1-6alquila, cada R3 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila, -OH, -O-C1-6alquila e C3-8cicloalquila, e cada R3a é selecionado independentemente do grupo que consiste de hidrogênio, Ci-6alquila e C3-8cicloalquila; Cδ) v é selecionado do grupo que consiste de -O=C-, fenila, piridinila, pirazinila, pirimidila, 1,2,4-triazinila, piridazinila, tiazila e sistemas de anel bicíclico com 9 membros que contêm de 1 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, v é de 0 a 4, cada R2 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR4a, -CN, -CO2R4a, -C(O)N(R4a)2, - 4a 4a 4a 4a 4a 4a 4a 4a N(R )2, -N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , - N(R4a)CO2R4a, -N(R4a)C(O)N(R4a), C1-6alquila substituído por de 0 a 4 R4 e C3-8cicloalquila substituído por de 0 a 4 R4, cada R4 é selecionado independentemente do grupo consiste de hidrogênio, -OH, C1-6alquila e C3-8cicloalquila, e cada R4a é selecionado independentemente do grupo consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; sendo que cada
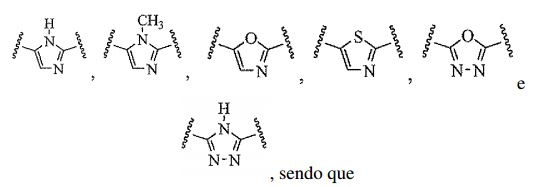
, sendo que R5 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio -OR6, -CN, -CO2R6, -C(O)N(R6)2, -N(R6)2, - 66 6 6 6 6 6 6 N(R )COR , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -NCO2R , - NC(O)N(R6)2, C1-6alquila substituído por de 0 a 3 substituintes R6 e C3- 8cicloalquila substituído por de 0 a 3 substituintes R6, e cada R6 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; sendo que cada E é selecionado independentemente do grupo que consiste de uma ligação simples, -CH2NHC(O)-, -CH2N(CH3)C(O)-, - C(CH3)HNHC(O)-, -C(CH3)HN(CH3)C(O)-, -C(CH3)2NHC(O)-, - C(CH3)2N(CH3)C(O)-, -CH2NHC(O)O-, -CH2N(CH3)C(O)O-, - C(CH3)HNHC(O)O-, -C(CH3)HN(CH3)C(O)O-, -C(CH3)2NHC(O)O-, - C(CH3)2N(CH3)C(O)O-,

e ' sendo que um de R8a e R8b é -OH ou flúor; sendo que cada G é selecionado independentemente do grupo que consiste de hidrogênio, -CN, C1-5alquila com de 1 a 3 substituintes R11, cada R11 é selecionado independentemente do grupo que consiste de -OH, -NH2, -NCH3H, -N(CH3)2, -N(CH2CH3)2, =NH, =NCH3, - C(O)H, -C(O)OH, -C(O)CH3, -C(O)OCH3, -NHC(O)H, -NHC(O)OH, - NHC(O)CH3, -NHC(O)OCH3, ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila, e oxacicloexila, fenila, piridinila, pirimidinila e pirrolila, sendo que o ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila e oxacicloexila são substituídos por de 0 a 2 substituintes R12 em átomos de N ou C, e cada R12 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, carbóxi, C1-6alquila, -O-C1-6alquila e -S-C1-6alquila; e o fenila, piridinila, pirimidinila e pirrolila são substituídos por de 0 a 3 substituintes R13 em átomos de N ou C, e cada R13 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1- 6alquila e cicloalquila com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, (d) ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila e oxacicloexila apresentando de 0 a 3 substituintes R10 em átomos de N ou C, o R10 selecionado independentemente do grupo que consiste de hidrogênio, halogênio, carbóxi, C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, fenila e benzila, e (e) sistemas de anel arila G' selecionados do grupo que consiste de: fenila, piridinila e sistemas de anel bicíclico com 9 membros contendo de 0 a 2 heteroátomos selecionados independentemente do grupo que consiste de N e O. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima.
[0030] Em uma décima concretização da invenção, é selecionado do grupo consiste
em que é substituído por de 0 a 3 R1 adicionais; é fenila; v é de 0 a 2; cada R2 é selecionado independentemente do grupo que consiste de flúor, cloro, -OH, -CH3, -OCH3 e -CN; cada D é selecionado independentemente do grupo que
• cada E é selecionado independentemente do grupo que consiste de uma ligação simples,
-OH ou flúor; e cada G é selecionado independentemente do grupo que consiste de C1-4alquila com de 1 a 2 substituintes R11, sendo que cada R11 é selecionado independentemente do grupo que consiste de -OH, -NH2, - NCH3H, -N(CH3)2, -N(CH2CH3)2, -C(O)OCH3, ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila, oxacicloexila, fenila, piridinila, pirimidinila e pirrolila. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima ou na oitava concretização.
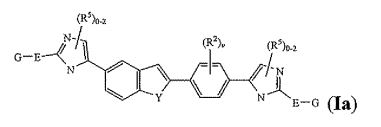
[0031] Em uma décima-primeira concretização da invenção, o composto apresentando fórmula estrutural (I) é um composto apresentando fórmula estrutural (Ia):
ou um sal farmaceuticamente aceitável do mesmo, sendo que
é substituído por u substituintes R1, e Y é selecionado do grupo que consiste de O e NR1. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima ou em qualquer uma da primeira até a décima concretizações.
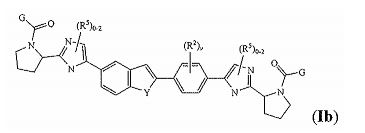
[0032] Em uma décima-segunda concretização da invenção, o composto apresentando fórmula estrutural (Ia)é um composto apresentando fórmula estrutural (Ib):
ou um sal farmaceuticamente aceitável do mesmo, sendo que
é substituído por u substituintes R1, e Y é selecionado do grupo que consiste de O e NR1. Em aspectos particular desta concretização, é
substituído por u substituintes R1, Y é O, e ambos os casos de G são
[0033] Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima ou na décima- primeira concretização.
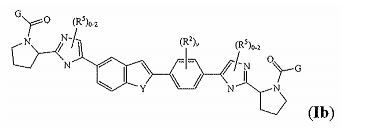
[0034] Em uma décima-terceira concretização da invenção, o composto apresentando fórmula estrutural (Ia) é um composto apresentando fórmula estrutural (Ib):
ou um sal farmaceuticamente aceitável do mesmo, sendo que referido
é substituído por u substituintes R1, e referido
e referido
tomados em conjunto com um substituinte R1 e um substituinte R2, são representados por um grupo selecionado do grupo que consiste de
e
Em aspectos particulares desta concretização, um substituinte R2, são representados por
e referido
tomados em conjunto com um substituinte R1 e um substituinte R2, são representados por
v w sendo que V é -CH2-, W é -(CH^ 2θ(CH2)o—2-, R1 é flúor, e ambos os casos de G são
[0035] Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima ou na décima- ( A )
[0036]Em uma décima-quarta concretização da invenção, - e tomados em conjunto com um substituinte R1 e um substituinte

, sendo que W é selecionado do grupo que consiste de -(CH2)1-3-, -(CH2)0- 2NH(CH2)0-2-, -(CH2)0-2N(C1-6alquil)(CH2)0-2-, -(CH2)0-2(CH2)0-2- e -(CH2)0- 2C(O)(CH2)0-2-, sendo que W é substituído por de 0 a 4 Rw, sendo que cada Rw é selecionado independentemente dentre C1-6alquila e C3-8cicloalquila; e V é selecionado do grupo que consiste de -C(O)- e -CH2-, e sendo que V é -CH2-, V é substituído por de 0 a 2 Rv, sendo que cada Rv é selecionado independentemente do grupo que consiste de C1-6alquila e C3- 8cicloalquila; cada R1 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR3, -CN, -C(O)R3, -CO2R3, - C(O)N(R3a)2, -SR3, -S(O)R3, -S(O2)R3, -N(R3a)2, -(CH2)0-6N(R3a)2, - 3a 3 3a 3 3a 3 3a 3a N(R )SO2R , -N(R )CO2R , -N(R )COR , -N(R )C(O)N(R ), C1-6alquila, C3-8carbociclo contendo de 0 a 3 heteroátomos selecionados dentre N, O e S, e fenila, e o C1-6alquila, C3-8carbociclo e fenila são substituídos por de 0 a 3 substituintes selecionados independentemente do grupo que consiste de hidrogênio, halogênio, -OR3a, -CN, -CO2R3a, -C(O)N(R3a)2, -N(R3a)2, - 3a 3a 3a 3a 3a 3a 3a 3a 3a N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , -N(R )CO2R , - N(R3a)C(O)N(R3a), C1-6alquila, -O-C1-6alquila e -S-C1-6alquila, cada R3 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila, -OH, -O-C1-6alquila e C3-8cicloalquila, e cada R3a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; cada R2 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, -OR4a, -CN, -CO2R4a, -C(O)N(R4a)2, - 4a 4a 4a 4a 4a 4a 4a 4a N(R )2, -N(R )CO2R , -SR , -S(O)R , -S(O2)R , -N(R )SO2R , - N(R4a)CO2R4a, -N(R4a)C(O)N(R4a), C1-6alquila substituído por de 0 a 4 R4 e C3-8cicloalquila substituído por de 0 a 4 R4, cada R4 é selecionado independentemente do grupo que consiste de hidrogênio, -OH, C1-6alquila e C3-8cicloalquila, e cada R4a é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; sendo que cada D é selecionado independentemente do grupo que consiste de uma ligação simples, -C(O)N(R5)-, -NR5C(O)-,
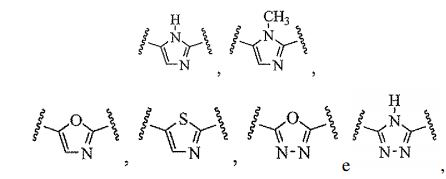
sendo que R5 é selecionado independentemente do grupo que consiste de hidrogênio, N(R6)COR6, NC(O)N(R6)2, C1-6alquila substituído por de 0 a 3 substituintes R6 8cicloalquila substituído por de 0 a 3 substituintes R6, e cada R6 é selecionado independentemente do grupo que consiste de hidrogênio, C1-6alquila e C3-8cicloalquila; sendo que cada E é selecionado independentemente do grupo que consiste de uma ligação simples, -CH2NHC(O)-, -CH2N(CH3)C(O)-, - C(CH3)HNHC(O)-, C(CH3)2N(CH3)C(O)-, C(CH3)HNHC(O)O-, -OH ou flúor;
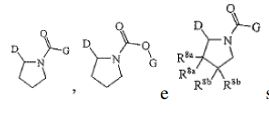
sendo que cada G é selecionado independentemente do grupo que consiste de hidrogênio, -CN, C1-5alquila com de 1 a 3 substituintes R11, cada R11 é selecionado independentemente do grupo que consiste de -OH, -NH2, -NCH3H, -N(CH3)2, -N(CH2CH3)2, =NH, =NCH3, - C(O)H, -C(O)OH, -C(O)CH3, -C(O)OCH3, -NHC(O)H, -NHC(O)OH, - NHC(O)CH3, -NHC(O)OCH3, ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila, e oxacicloexila, fenila, piridinila, pirimidinila e pirrolila, sendo que o ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila e oxacicloexila são substituídos por de 0 a 2 substituintes R12 em átomos de N ou C, e cada R12 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, carbóxi, C1-6alquila, -O-C1-6alquila e -S-C1-6alquila; e o fenila, piridinila, pirimidinila e pirrolila são substituídos por de 0 a 3 substituintes R13 em átomos de N ou C, e cada R13 é selecionado independentemente do grupo que consiste de hidrogênio, halogênio, C1- 6alquila e cicloalquila com de 3 a 8 membros contendo de 0 a 3 heteroátomos selecionados independentemente do grupo que consiste de N, O e S, (d) ciclopropila, ciclobutila, ciclopentila, cicloexila, piranila, pirrolidinila, piperidinila, oxaciclopentila e oxacicloexila apresentando de 0 a 3 substituintes R10 em átomos de N ou C, o R10 selecionado independentemente do grupo que consiste de hidrogênio, halogênio, carbóxi, C1-6alquila, -O-C1-6alquila, -S-C1-6alquila, fenila e benzila, e (e) sistemas de anel arila G' selecionados do grupo que consiste de: fenila, piridinila e sistemas de anel bicíclico com 9 membros contendo de 0 a 2 heteroátomos selecionados independentemente do grupo que consiste de N e O. Em todos os aspectos desta concretização, todos os outros grupos são como proporcionado na fórmula geral acima.
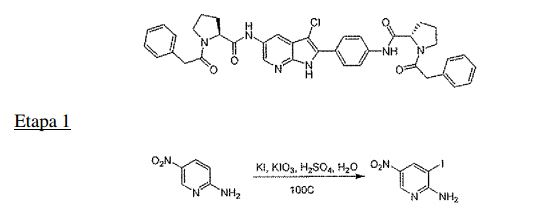
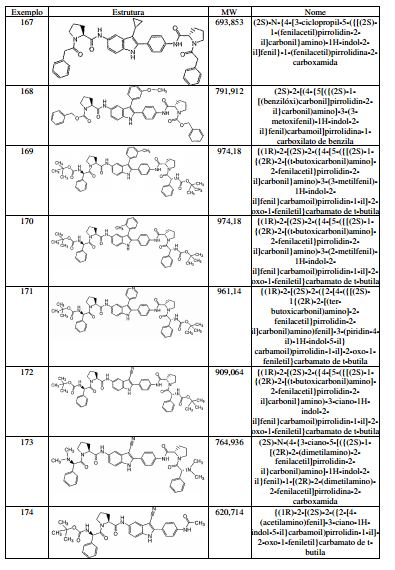
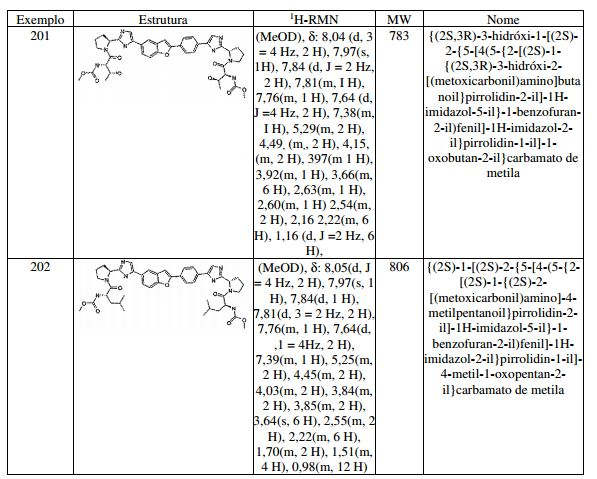
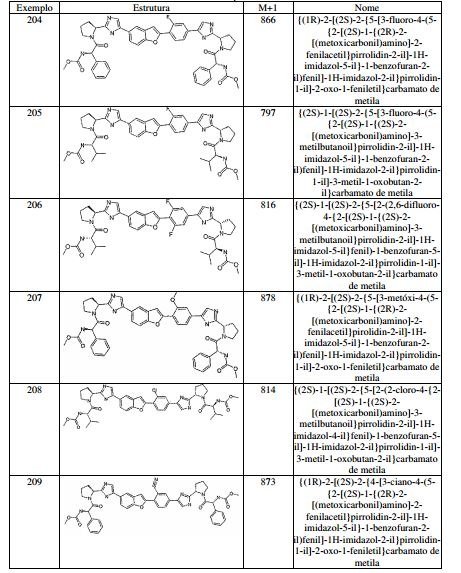
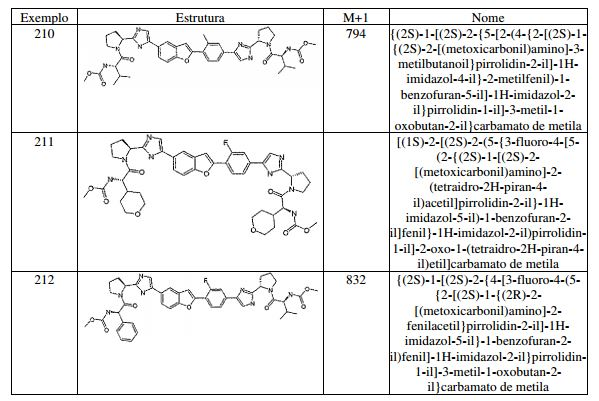
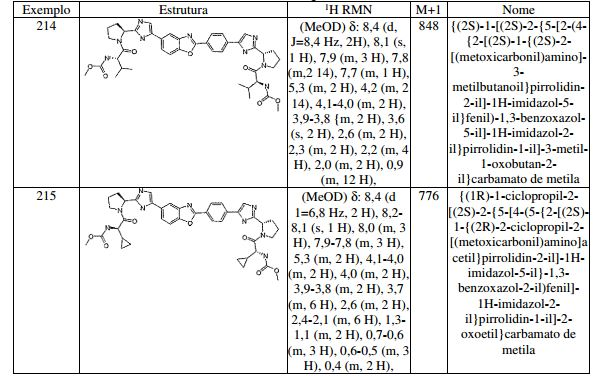
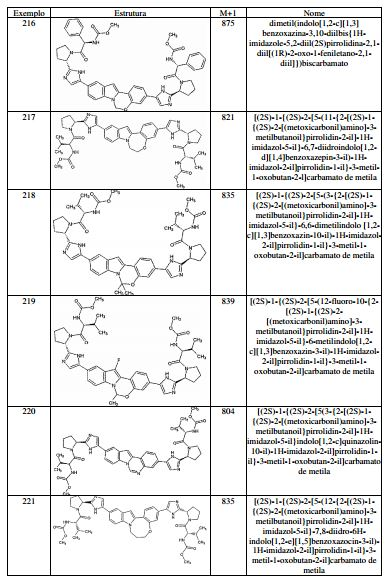
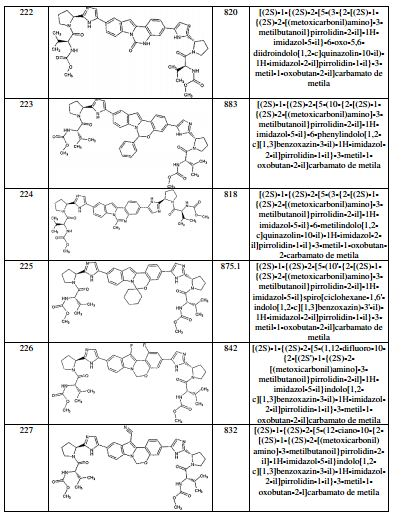
[0037] Em outra concretização da invenção, o composto da invenção é selecionado das espécies exemplares ilustradas nos Exemplos de 1 até 215 mostrados abaixo, ou seus sais farmaceuticamente aceitáveis. Em outra concretização da invenção, para os compostos de fórmula (I), variáveis © \JL/ D E CJ 1?1 1?2 n « 1?3 l?3a 1?4 1?4 p5 D6 D7 T , , D, E, G, R , R , U, v, R , R , R , R -, R , R , R , I, J, R8a, R8b, R8c, R 9 10 10a 11 12 13 14 w v , R , R , R , R , R , R , W, R , V, e R , são selecionadas independentemente uma da outra.
[0038] Outras concretizações da presente invenção incluem o seguinte: (a) Uma composição farmacêutica compreendendo uma quantidade efetiva de um composto de fórmula (I) e um veículo farmaceuticamente aceitável. (b) A composição farmacêutica de (a), compreendendo adicionalmente um segundo agente terapêutico selecionado do grupo que consiste de Agentes antivirais para HCV, imunomoduladores, e agentes antiinfectivos. (c) A composição farmacêutica de (b), sendo que o Agente antiviral para HCV é um antiviral selecionado do grupo que consiste de inibidores de HCV protease e inibidores de NS5B polimerase do HCV. (d) Uma combinação farmacêutica que é (i) um composto de fórmula (I) e (ii) um segundo agente terapêutico selecionado do grupo que consiste de agentes antivirais para HCV, imunomoduladores, e agentes antiinfectivos; sendo que o composto de fórmula (I) e o segundo agente terapêutico são usados, cada um, em uma quantidade que torna a combinação efetiva para inibir a atividade de NS5A do HCV, ou para tratar infecção por HCV e/ou reduzir a probabilidade ou severidade de sintomas de infecção por HCV, ou para inibir a replicação viral do HCV e/ou produção viral de HCV em um sistema baseado em células.
[0039] (e) A combinação de (d), sendo que o agente antiviral para HCV é um antiviral selecionado do grupo que consiste de inibidores de HCV protease e inibidores de NS5B polimerase do HCV.
[0040] (f) Um método de inibir atividade de NS5A do HCV em um sujeito que disso necessita, que compreende administrar ao sujeito uma quantidade efetiva de um composto de fórmula (I).
[0041] (g) Um método de tratar infecção por HCV e/ou reduzir a probabilidade ou severidade de sintomas de infecção por HCV em um sujeito que disso necessita, que compreende administrar ao sujeito uma quantidade efetiva de um composto de fórmula (I).
[0042] (h) O método de (g), sendo que o composto de fórmula (I) é administrado em combinação com uma quantidade efetiva de pelo menos um segundo agente terapêutico selecionado do grupo que consiste de Agentes antivirais para HCV, imunomoduladores, e agentes antiinfectivos.
[0043] (i)O método de (h), sendo que o agente antiviral para HCV é um antiviral selecionado do grupo que consiste de inibidores de HCV protease e inibidores de NS5B polimerase do HCV.
[0044] (j) Um método de inibir replicação viral do HCV e/ou produção viral de HCV em um sistema baseado em células, que compreende administrar ao sujeito uma quantidade efetiva de um composto de fórmula (I).
[0045] (k) O método de (j), sendo que o composto de fórmula (I) é administrado em combinação com uma quantidade efetiva de pelo menos um segundo agente terapêutico selecionado do grupo que consiste de Agentes antivirais para HCV, imunomoduladores, e agentes antiinfectivos.
[0046] (l) O método de (k), sendo que o agente antiviral para HCV é um antiviral selecionado do grupo que consiste de inibidores de HCV protease e inibidores de NS5B polimerase do HCV.
[0047] (m) Um método de inibir atividade de NS5A do HCV em um sujeito que disso necessita, que compreende administrar ao sujeito a composição farmacêutica de (a), (b), ou (c) ou a combinação de (d) ou (e).
[0048] (n) Um método de tratar infecção por HCV e/ou reduzir a probabilidade ou severidade de sintomas de infecção por HCV em um sujeito que disso necessita, que compreende administrar ao sujeito a composição farmacêutica de (a), (b), ou (c) ou a combinação de (d) ou (e).
[0049] (o) Um método de inibir replicação viral do HCV e/ou produção viral de HCV em um sistema baseado em células, que compreende administrar ao sujeito a composição farmacêutica de (a), (b), ou (c) ou a combinação de (d) ou (e).
[0050] Nas concretizações dos compostos e sais proporcionados acima, deve-se compreender que cada concretização pode ser combinada com uma ou mais outras concretizações, na medida em que uma combinação do tipo referido proporciona um composto estável ou sal e é consistente com a descrição das concretizações. Deve-se compreender adicionalmente que as concretizações de composições e métodos proporcionados como de (a) até (o) acima incluem todas as concretizações dos compostos e/ou sais, incluindo concretizações como resultam de combinações de concretizações.
[0051] A presente invenção também inclui um composto da presente invenção para uso (i) em, (ii) como um medicamento para, ou (iii) na preparação de um medicamento para: (a) inibir atividade de NS5A do HCV, ou (b) tratar infecção por HCV e/ou reduzir a probabilidade ou severidade de sintomas de infecção por HCV, ou (c) inibir replicação viral do HCV e/ou produção viral de HCV em um sistema baseado em células, ou (d) uso na medicina. Nestes casos, os compostos da presente invenção podem ser usados opcionalmente em combinação com um ou mais segundos agentes terapêuticos selecionados dentre agentes antivirais para HCV, agentes antiinfectivos, e imunomoduladores.
[0052] Concretizações adicionais da invenção incluem as composições farmacêuticas, combinações e métodos apresentados em de (a) a (o) acima e os usos apresentados no parágrafo precedente, sendo que o composto da presente invenção usado aqui é um composto de uma das concretizações, aspectos, classes, subclasses, ou características dos compostos descritos acima. Em todas estas concretizações, o composto pode ser usado opcionalmente em forma de um sal farmaceuticamente aceitável, ou pode estar presente em forma de um solvato ou hidrato, conforme apropriado.
[0053] Como usado aqui, todas as faixas são inclusivas, e todas as sub-faixas são incluídas nessas faixas, apesar de não necessariamente apresentadas de forma explícita. Adicionalmente, o termo "ou", como usado aqui, indica alternativas que podem ser combinadas, onde apropriado; ou seja, o termo "ou" inclui cada alternativa listada separadamente e também a combinação das mesmas.
[0054] Como usado aqui, o termo "alquila" refere-se a qualquer grupo alquila linear ou ramificado apresentando um número de átomos de carbono na faixa especificada. Assim, por exemplo, "C1-6 alquila" (ou "C1-C6 alquila") refere-se a todos os isômeros hexil alquila e pentil alquila e também n-, iso-, s- e t-butila, n- e isopropila, etila e metila. Como outro exemplo, "C1-4 alquila" refere-se a n-, iso-, s- e t-butila, n- e isopropila, etila e metila. Onde indicado, "C0" refere-se a hidrogênio; assim, por exemplo, "C0-6 alquila" (ou "C0-C6 alquila") refere-se a todos os isômeros hexil alquila e pentil alquila isomers e também n-, iso-, s- e t-butila, n- e isopropila, etila, metila e hidrogênio. Grupos alquila podem ser substituídos conforme indicado.
[0055] O termo "halogenado" refere-se a um grupo ou molécula em que um átomo de hidrogênio foi substituído por um halogênio. De maneira análoga, o termo "haloalquila" refere-se a um grupo alquila halogenado. O termo "halogênio" (ou "halo") refere-se a átomos de flúor, cloro, bromo e iodo (referido alternativamente como flúor, cloro, bromo, e iodo), de preferência, flúor.
[0056] O termo "alcóxi" refere-se a um grupo "alquil-O", onde alquila é como definido acima. Grupos alcóxi podem ser substituídos conforme indicado.
[0057] O termo "cicloalquila" refere-se a qualquer anel cíclico de um alcano ou alqueno apresentando um número de átomos de carbono na faixa especificada. Assim, por exemplo, "C3-8 cicloalquila" (ou "C3-C8 cicloalquila") refere-se a ciclopropila, ciclobutila, ciclopentila, cicloexila, cicloeptila, e ciclooctila. O termo "cicloalcóxi" refere-se a um grupo "cicloalquil-O-", onde cicloalquila é como definido acima. Grupos cicloalquila podem ser substituídos conforme indicado.
[0058] O termo "arila" (ou "sistema de anel arila") refere-se a sistemas de anel aromático mono- e poli-carbocíclico ou heterocíclico em que os anéis carbocíclicos individuais nos sistemas de poli-anel são fundidos ou ligados entre si via uma ligação simples. Como usado aqui, o termo arila inclui sistemas de anel aromático mono- e poli-carbocíclico que incluem de 0 a 4 heteroátomos (átomos não carbono) que são selecionados independentemente dentre N, O e S. Grupos arila vantajosos incluem fenila, naftila, bifenilenila, piridinila, pirimidinila e pirrolila, e também aqueles discutidos abaixo. Grupos arila podem ser substituídos conforme indicado. Sistemas de anel arila podem incluir, onde apropriado, uma indicação da variável à qual o átomo de anel particular é ligado. Exceto se indicado de outra forma, substituintes para os sistemas de anel arila podem ser ligados a qualquer átomo do anel, desde que uma ligação do tipo referido resulte na formação de um sistema de anel estável.
[0059] O termo "carbociclo" (e variações do mesmo, como "carbocíclico") como usado aqui, exceto se indicado de outra forma, refere-se a (i) um anel monocíclico, saturado ou insaturado com de C5 a C7, ou (ii) um sistema de anel saturado ou insaturado bicíclico com de C8 a C10. Cada anel em (ii) é independente de, ou é fundido ao outro anel, e cada anel é saturado ou insaturado. Grupos carbocíclicos podem ser substituídos conforme indicado. Quando os carbociclos contêm um ou mais heteroátomos selecionados independentemente dentre N, O e S, os carbociclos também podem ser referidos como "heterociclos", como definido abaixo. O carbociclo pode ser ligado ao resto da molécula em qualquer átomo de carbono ou nitrogênio que resulta em um composto estável. Os carbociclos bicíclicos fundidos são um subconjunto dos carbociclos; i.e., o termo "carbociclo bicíclico fundido" refere-se geralmente a um sistema de anel bicíclico com de C8 a C10 em que cada anel é saturado ou insaturado e dois átomos de carbono adjacentes são compartilhados por cada um dos anéis no sistema de anel. Um carbociclo bicíclico fundido em que ambos os anéis são saturados é um sistema de anel bicíclico saturado. Anéis carbocíclicos saturados também são referidos como anéis cicloalquila, p. ex., ciclopropila, ciclobutila, etc. Um carbociclo bicíclico fundido em que um ou ambos os anéis são insaturados é um sistema de anel bicíclico insaturado. Sistemas de anel carbocíclico podem incluir, onde apropriado, uma indicação da variável à qual um átomo de anel particular é ligado. Exceto se indicado de outra forma, substituintes para os sistemas de anel podem ser ligados a qualquer átomo do anel, desde que referida ligação resulte em formação de um sistema de anel estável.
[0060] Exceto se indicado de outra forma, o termo "heterociclo" (e variações do mesmo, como "heterocíclico" ou "heterociclila"), refere-se a (i) um anel monocíclico saturado ou insaturado, estável, com de 5 a 7 membros, ou (ii) um sistema de anel bicíclico estável com de 8 a 10 membros, sendo que cada anel em (ii) é independente de, ou fundido a, o outro anel ou anéis, e cada anel é saturado ou insaturado, e o sistema de anel monocíclico ou bicíclico contém um ou mais heteroátomos (p. ex., de 1 a 6 heteroátomos, ou de 1 a 4 heteroátomos) selecionados independentemente dentre N, O e S e um balanço de átomos de carbono (o anel monocíclico contém tipicamente pelo menos um átomo de carbono e os sistemas de anel bicíclico contêm tipicamente pelo menos dois átomos de carbono); e sendo que qualquer um ou mais dos heteroátomos de nitrogênio e enxofre é opcionalmente oxidado, e qualquer um ou mais dos heteroátomos de nitrogênio é opcionalmente quaternizado. Exceto se especificado de outra forma, o anel heterocíclico pode ser ligado em qualquer heteroátomo ou átomo de carbono, desde que ligação resulte na criação de uma estrutura estável. Grupos heterocíclicos podem ser substituídos conforme indicado, e exceto se especificado de outra forma, os substituintes podem ser ligados a qualquer átomo no anel, seja um heteroátomo ou um átomo de carbono, desde que resulte uma estrutura química estável. Exemplos representativos incluem piranila, piperidinila, piperazinila, azepanila, pirrolidinila, pirazolidinila, imidazolidinila, oxazolidinila, isoxazolidinila, morfolinila, tiomorfolinila, tiazolidinila, isotiazolidmila, e tetraidrofurila (ou tetraidrofuranila). Exceto se indicado de outra forma em contrário, o termo "sistema de anel heteroarila" refere-se a sistemas de anel arila, como definido acima, que incluem de 1 a 4 heteroátomos (átomos não de carbono) que são selecionados independentemente dentre N, O e S. No caso de anéis heteroaromáticos substituídos contendo pelo menos um átomo de nitrogênio (p. ex., piridina), referidas substituições podem ser aquelas que resultam em formação de N- óxido. Exemplos representativos de anéis heteroaromáticos incluem piridila, pirrolila, pirazinila, pirimidinila, piridazinila, tienila (ou tiofenila), tiazolila, furanila, imidazolila, pirazolila, triazolila, tetrazolila, oxazolila, isooxazolila, oxadiazolila, tiazolila, isotiazolila, e tiadiazolila. Exemplos representativos de heterociclos bicíclicos incluem benzotriazolila, indolila, isoindolila, indazolila, indolinila, isoindolinila, quinoxalinila, quinazolinila, cinolinila, cromanila, isocromanila, tetraidroquinolinila, quinolinila, tetraidroisoquinolinila, isoquinolinila, 2,3-diidrobenzofuranila, 2,3- diidrobenzo-1,4-dioxinila e benzo-1,3-dioxolila.
[0061] Exceto se indicado especificamente de outra forma como apenas "substituído", grupos alquila, cicloalquila, e arila não são substituídos. Se substituído, substituintes preferidos são selecionados do grupo que inclui, embora sem limitação, halo, C1-C20 alquila, -CF3, -NH2, -N(C1-C6 alquila)2, - NO2, oxo, -CN,-N3)-OH, -O(C1-C6 alquila), C3-C10 cicloalquila, C2-C6 alquenila, C2-C6 alquinila,(C0-C6 alquila)S(O)0-2-, aril-S(O)0-2,(C0-C6 alquila)S(O)0-2(C0-C6 alquil)-,(C0-C6 alquil)C(O)NH-, H2N-C(NH)-, -O(C1-C6 alquil)CF3,(C0-C6 alquil)C(O)-,(C0-C6 alquila)OC(O)-, (C0-C6alquila)O(C1-C6 alquil)-, (C0-C6 alquil)C(O)1-2(C0-C6 alquil)-, (C1-C6 alquila)OC(O)NH-, arila, aralquila, heteroarila, heterocicloalquila, halo-arila, halo-aralquila, halo- heterociclo e halo-heterocicloalquila.
[0062] Exceto se indicado expressamente ao contrário, todas as faixas indicadas aqui são inclusivas. Por exemplo, um anel heteroarila descritto como contendo de "0 a 3 heteroátomos" significa que o anel pode conter 0, 1, 2, ou 3 heteroátomos. Deve-se compreender também que qualquer faixa aqui indicada inclui em seu escopo todas as sub-faixas dentro daquela faixa. As formas oxidadas dos heteroátomos N e S também são incluídas no escopo da presente invenção. Quando qualquer variável (por exemplo, R1 ou R3) ocorre mais de uma vez em qualquer constituinte ou na fórmula (I) ou em qualquer outra fórmula que ilustra e descreve compostos da invenção, sua definição em cada ocorrência é independente de sua definição em qualquer outra ocorrência. Da mesma forma, combinações de substituintes e/ou variáveis são permissíveis apenas se referidas combinações resultam em compostos estáveis.
[0063] Exceto se indicado expressamente ao contrário, substituição por um substituinte indicado é permitida em qualquer átomo desde que referida substituição seja permitida quimicamente e resulte em um composto estável. Um composto "estável" é um composto que pode ser preparado e isolado e que apresenta uma estrutura e propriedades que permanecem ou que podem ser causadas remanescer substancialmente inalteradas durante um período de tempo suficiente para permitir o uso do composto para os fins aqui descritos (p. ex., administração terapêutica ou profilática a um sujeito).
[0064] Como usado aqui, o termo "composto" destina-se a compreender agentes químicos descritos pela fórmula geral (I) em todas as formas, incluindo hidratos e solvatos de referidos agentes químicos.
[0065] Nos compostos de fórmula genérica (I), os átomos podem apresentar suas abundâncias isotópicas naturais, ou um ou mais dos átomos podem ser enriquecidos artificialmente em um isótopo particular apresentando o mesmo número atômico, porém uma massa atômica ou número de massa diferente daquele da massa atômica ou do número de massa encontrado predominantemente na natureza. A presente invenção deve incluir todas as variações isotópicas vantajosas dos compostos de fórmula genérica (I). Por exemplo, formas isotópicas dierentes de hidrogênio (H) incluem prótio (1H) e deutério (2H ou D). O prótio é o isótopo de hidrogênio predominante encontrado na natureza. O enriquecimento de deutério pode proporcionar determinadas vantagens terapêuticas, como aumentar a meia-vida in vivo ou reduzir as exigências de dosagem, ou pode proporcionar um composto útil como um padrão para a caracterização de amostras biológicas. Compostos enriquecidos isotopicamente na fórmula genérica (I) podem ser preparados sem experimentação desnecessária por meio de técnicas convencionais bem conhecidas por aqueles versados na arte ou por meio de processos análogos àqueles descritos em Esquemas e Exemplos aqui, usando reagentes e/ou intermediários enriquecidos isotopicamente apropriados.
[0066] Como um resultado da seleção de substituintes e padrões de substituintes, determinados compostos da presente invenção podem apresentar centros assimétricos e podem ocorrer como misturas de estereoisômeros, ou como diaestereômeros ou enantiômeros individuais. Todas as formas isoméricas destes compostos, quer isoladas ou em misturas, encontram-se dentro do escopo da presente invenção.
[0067] Como poderia ser reconhecido por alguém com prática ordinária na arte, determinados dos compostos da presente invenção podem existir como tautômeros. Para os fins da presente invenção, uma referência a um composto de fórmula (I) é uma referência ao composto per se, ou a qualquer um de seus tautômeros per se, ou a misturas de dois ou mais tautômeros.
[0068] Os compostos da presente invenção podem ser administrados em forma de sais farmaceuticamente aceitáveis. O termo "sal farmaceuticamente aceitável" refere-se a um sal que apresenta a efetividade do composto parental e que não é indesejável biologicamente ou de outra forma (p. ex., nem é tóxico, nem de outra forma deletério ao seu recipiente). Sais vantajosos incluem sais de adição de ácido que podem ser formados, por exemplo, por meio de misturação de uma solução do composto da presente invenção com uma solução de um ácido farmaceuticamente aceitável, como ácido clorídrico, ácido sulfúrico, ácido acético, ácido trifluoroacético, ou ácido benzóico. Muitos dos compostos da invenção portam uma porção ácida, sendo que neste caso sais farmaceuticamente aceitáveis vantajosos podem incluir sais de metal alcalino (p. ex., sais de sódio ou potássio), sais de metal alcalino-terroso (p. ex., sais de cálcio ou magnésio), e sais formados com ligantes orgânicos vantajosos, como sais de amônio quaternários. Da mesma forma, no caso de um grupo álcool ou ácido (-COOH) estar presente, é possível usar ésteres farmaceuticamente aceitáveis para modificar as características de solubilidade ou hidrólise do composto.
[0069] O termo "administração" e variantes do mesmo (p. ex., "administrar" um composto) com referência a um composto da invenção significa proporcionar o composto ou uma prodroga do composto ao indivíduo que necessita de tratamento. Quando um composto da invenção ou uma prodroga do mesmo é proporcionada em combinação com um ou mais outros agentes ativos (p. ex., agentes antivirais úteis para tratar infecção por HCV), "administração" e suas variantes são compreendidas, cada uma, como incluindo a provisão concorrente e sequencial do composto ou sal (ou hidrato) e outros agentes.
[0070] Como usado aqui, o termo "composição" deve compreender um produto compreendendo os ingredientes especificados, e também qualquer produto que resulta, diretamente ou indiretamente, da combinação dos ingredientes especificados.
[0071] Por "farmaceuticamente aceitável" compreende-se que os ingredientes da composição farmacêutica precisam ser compatíveis entre si e não deletérios ao seu recipiente.
[0072] Os termos "sujeito" (referido alternativamente aqui como "paciente") como usado aqui, referem-se a um animal, de preferência, um mamífero, mais preferivelmente um humano, que tem sido o objeto de tratamento, observação ou experimento.
[0073] O termo "quantidade efetiva" como usado aqui significa a quantidade do composto ativo ou agente farmacêutico que elicita a resposta biológica ou medicinal em um tecido, sistema, animal ou humano que está sendo buscada por um pesquisador, veterinario, médico ou outro clínico. Em uma concretização, a quantidade efetiva é uma "quantidade terapeuticamente efetiva" para o alívio de um ou mais sintomas da doença ou condição que está sendo tratada. Em outra concretização, a quantidade efetiva é uma "quantidade profilaticamente efetiva" para a redução da severidade ou da probabilidade de um ou mais sintomas da doença ou condição. Em outra concretização, a quantidade efetiva é uma "quantidade terapeuticamente efetiva" para inibição da replicação viral de HCV e/ou produção viral do HCV. O termo também inclui aqui a quantidade de composto ativo suficiente para inibir a NS5A do HCV e com isso elicitar a resposta que está sendo buscada (i.e., uma "quantidade efetiva para inibição"). Quando o composto ativo (i.e., ingrediente ativo) é administrado como o sal, referências à quantidade de ingrediente ativo são à forma de ácido livre ou de base livre do composto.
[0074] Deve-se compreender que compostos reivindicados causam inibição em testes de ensaio de replicon. Assim, compostos aqui descritos são úteis para inibir a replicação do HCV, especificamente a proteína NS5A. Compostos aqui descritos têm usos diferentes, incluindo a prevenção ou tratamento de um ou mais dos sintomas de infecção por HCV, a inibição da replicação viral do HCV e/ou produção viral do HCV, e/ou como ingredientes de composição farmacêutica.
[0075] Os compostos desta invenção são úteis na preparação e execução de ensaios de seleção para compostos antivirais. Por exemplo, os compostos desta invenção são úteis para identificar linhas de células de replicon de HCV resistentes abrigando mutações na NS5A, que são ferramentas de seleção excelentes para compostos antivirais mais potentes. Adicionalmente, os compostos desta invenção são úteis no estabelecimento ou na determinação do sítio de ligação de outros antivirais para a HCV replicase.
[0076] Para os fins de inibir a proteína NS5A do HCV, tratar infecção por HCV e/ou reduzir a probabilidade ou severidade de sintomas de infecção por HCV e inibir a replicação viral do HCV e/ou produção viral do HCV, os compostos da presente invenção, opcionalmente em forma de um sal ou um hidrato, podem ser administrados por qualquer meio que produz contato do agente ativo com o sítio de ação do agente. Eles podem ser administrados por meio de um mais meios convencionais disponíveis para uso em conjunto com fármacos, seja como agentes terapêuticos individuais ou em uma combinação de agentes terapêuticos. Eles podem ser administrados sozinhos, mas são administrados tipicamente com um veículo farmacêutico selecionado com base na via de administração selecionada e na prática farmacêutico convencional. Os compostos da invenção podem ser administrados, por exemplo, por meio de um ou mais dos seguintes: oralmente, parenteralmente (incluindo injeções subcutâneas, injeção endovenosa, intramuscular, intraesternal ou técnicas de infusão), por meio de inalação (como em uma forma de spray), ou retalmente, em forma de uma dosagem unitária de uma composição farmacêutica contendo uma quantidade efetiva do composto e veículo, adjuvantes e suportes não-tóxicos convencionais farmaceuticamente aceitáveis. Preparações líquidas vantajosas para administração oral (p. ex., suspensões, xaropes, elixires e análogos) podem ser preparadas de acordo com técnicas conhecidas na arte e pode-se usar qualquer um dos meios usuais, como água, glicóis, óleos, alcoóis e análogos. Preparações sólidas vantajosas para administração oral (p. ex., pós, pílulas, cápsulas e tabletes) podem ser preparadas de acordo com técnicas conhecidas na arte e podem usar excipientes sólidos, como amidos, açúcares, caulim, lubrificantes, ligantes, agentes desintegradores e análogos. Composições parenterais podem ser preparadas de acordo com técnicas conhecidas na arte e pode-se usar tipicamente água como um veículo e opcionalmente outros ingredientes, como auxiliares de solubilidade. Soluções injetáveis podem ser preparadas de acordo com métodos conhecidos na arte, sendo que o veículo compreende uma solução salina, uma solução de glicose ou uma solução contendo uma mistura de solução salina e glicose. Descrição adicional de métodos vantajosos para uso na preparação de composições farmacêuticas da presente invenção e de ingredientes vantajosos para uso em referidas composições é proporcionada em Remington's Pharmaceutical Sciences, 18a edição (ed. A. R. Gennaro, Mack Publishing Co., 1990).
[0077] Os compostos desta invenção podem ser administrados oralmente em uma faixa de dosagem de 0,001 a 1000 mg/kg de peso corporal do mamífero (p. ex., humano) por dia em uma única dose ou em doses divididas. Uma faixa de dosagem é de 0,01 a 500 mg/kg de peso corporal por dia oralmente em uma dose única ou em doses divididas. Outra faixa de dosagem é de 0,1 a 100 mg/kg de peso corporal por dia oralmente em doses individuais ou divididas. Para administração oral, as composições podem ser proporcionadas em forma de tabletes ou cápsulas contendo de 1,0 a 500 mg do ingrediente ativo, particulamente 1, 5, 10, 15, 20, 25, 50, 75, 100, 150, 200, 250, 300, 400, e 500 mg do ingrediente ativo para o ajuste sintomático da dosagem ao paciente a ser tratado. O nível de dosagem específico e a frequência de dosagem para qualquer paciente em particular podem ser variados e dependerão de uma variedade de fatores incluindo a atividade do composto específico usado, a estabilidade metabólica e a duração de ação daquele composto, a idade, peso corporal, saúde geral, sexo, dieta, modo e tempo de administração, taxa de excreção, combinação de drogas, a severidade da condição particular, e do hospedeiro que está sendo submetido a terapia.
[0078] Como indicado acima, a presente invenção refere-se também a um método de inibir a atividade de replicon de HCV, inibindo a replicação viral do HCV e/ou a produção viral do HCV, tratando a infecção por HCV e/ou reduzindo a probabilidade ou severidade de sintomas de infecção por HCV com um composto da presente invenção em combinação com um ou mais agentes terapêuticos e uma composição farmacêutica compreendendo um composto da presente invenção e um ou mais agentes terapêuticos selecionados do grupo que consiste de um agente antiviral para HCV, um imunomodulador, e um agente antiinfectivo. Referidos agentes terapêuticos ativos contra HCV incluem, embora sem limitação, ribavirina, levovirina, viramidina, timosina alfa-1, R7025 (um interferon acentuado (Roche)), interferon-β, interferon-α, interferon α peg-ilado (peginterferon-α), uma combinação de interferon-α e ribavirina, uma combinação de peginterferon-α e ribavirina, uma combinação de interferon-α e levovirina, e uma combinação de peginterferon-α e levovirina. A combinação de peginterferon-α e ribaviron representa o corrente padrão de atendimento para tratamento de HCV. A combinação de um ou mais compostos da presente invenção com o padrão de atendimento para tratamento de HCV, interferon peg-ilado e ribavirom é considerado especificamente como sendo compreendido pela presente invenção. O interferon-α inclui, embora sem limitação, interferon-α recombinante 2a (como interferon ROFERON), interferon-α2a peg-ilado (PEGASYS), interferon-α2b (como interferon INTRON-A), interferon-α2b peg-ilado (PEGINTRON), um interferon de consenso recombinante (como interferon alfacon-1), albuferon (interferon-α ligado a albumina de soro humano (Human Genome Sciences)), e a produto de interferon-α purificado. O interferon consenso recombinante da Amgen tem a marca comercial INFERGEN. Levovirina é o enantiômero L da ribavirina que apresenta uma atividade imunomoduladora similar à ribavirina. Viramidina representa um análogo de ribavirina revelado na Publicação de Pedido de Patente Internacional WO 01/60379. De acordo com o método da presente invenção, os componentes indivíduais da combinação podem ser administrados separadamente em momentos diferentes durante o curso da terapia, ou concorrentemente em formas de combinação divididas ou simples.
[0079] Ribavirina, levovirina, e viramidina podem exercer seus efeitos anti-HCV por meio de modulação de combinados intracelulares de nucleotídeos de guanina via a inibição da enzima intracelular inosina monofosfato desidrogenase (IMPDH). IMPDH é a enzima limitadora de taxa na via biossintética na biossíntese de novo do nucleotídeo guanina. A ribavirina é facilmente fosforilada intracelularmente e o derivado de monofosfato é um inibidor de IMPDH. Assim, a inibição de IMPDH representa outro agente útil para a descoberta de inibidores da replicação do HCV. Portanto, os compostos da presente invenção também podem ser administrados em combinação com um inibidor de IMPDH, como aqueles revelados nas Publicações de Pedidos de Patentes Internacionais WO 97/41211, WO 01/00622 e WO 00/25780; ou micofenolato mofetila. Ver Anthony C. Allison e Elsie M. Eugui, Immunosuppressive and Other Anti- Rheumetic Atividades of Mychophenolate Mofetil, 44 (SUPPL.) AGENTS ACTION 165 (1993).
[0080] Para o tratamento de infecção por HCV, os compostos da presente invenção também podem ser administrados em combinação com o agente antiviral inibidor de polimerase R7128 (Roche).
[0081] Os compostos da presente invenção também podem ser combinados para o tratamento de infecção por HCV com ribonucleosídeos ramificados em 2'-C antivirais revelados por Rogers E. Harry-O'Kuru et al, A Short, Flexible Route to 2'-C-Branched Ribonucleosides, 62 J. ORG. CHEM. 1754-59 (1997); Michael S. Wolfe e Rogers E. Harry-O'kuru, A Consise Synthesis of 2'-C-Methylribonucleosides, 36 TET. LETT. 7611-14 (1995); patam 3,480,613; e Publicações de Pedidos de Patentes Internacionais WO 01/90121, WO 01/92282, WO 02/32920, WO 04/002999, WO 04/003000 e WO 04/002422; sendo que os teores de cada um destes é incorporado aqui integralmente por referência. Referidos ribonucleosídeos ramificados em 2'-C incluem, embora sem limitação, 2'-C-metil-citidina, 2'-C-metil-uridina, 2'-C- metil-adenosina, 2'-C-metil-guanosina, e 9-(2-C-metil-β-D-ribofuranosil)-2,6- diaminopurina, e o éster de aminoácido correspondente das hidroxilas ribose C-2', C-3', e C-5' e os correspondentes ésteres de 1,3-propanodiol cíclico substituídos dos derivados de 5'-fosfato.
[0082] Para o tratamento de infecção por HCV, os compostos da presente invenção também podem ser administrados em combinação com um agente que é um inibidor da serina protease de NS3 HCV. A serina protease de NS3 HCV é uma enzima viral essencial e foi descrita como sendo um alvo excelente para a inibição da replicação do HCV. Inibidores exemplares baseados em substrato e não-baseados em substrato de inibidores de HCV NS3 protease são revelados nas Publicações de Pedidos de Patentes Internacionais WO 98/22496, WO 98/46630, WO 99/07733, WO 99/07734, WO 99/38888, WO 99/50230, WO 99/64442, WO 00/09543, WO 00/59929, WO 02/48116, WO 02/48172, WO 2008/057208 e WO 2008/057209, na Patente Britânica n° GB 2 337 262, e nas Patentes dos Estados Unidos nums. 6.323.180, 7.470.664, e 7.012.066 e por Ashok Arasappan et al, Discovery of Narlaprevir (SCH 900518): A Potent, Second Generation HCV NS3 Serine Protease Inhibitor, ACS MED. CHEM. LETT. DOI: 10.1021/ml9000276 (5 de fevereiro de 2010).
[0083] Os compostos da presente invenção também podem ser combinados para o tratamento de infecção por HCV com nucleosídeos apresentando propriedades anti-HCV, como aquelas reveladas nas Publicações de Pedidos de Patentes Internacionais WO 02/51425, WO 01/79246, WO 02/32920, WO 02/48165 e WO 2005/003147 (incluindo R1656, (2'R)-2'-desóxi-2'-fluoro-2'-C-metilcitidina, mostrados como compostos 3-6 na página 77); WO 01/68663; WO 99/43691; WO 02/18404 e WO 2006/021341, e Publicação de Pedido de Patente dos E.U.A. US 2005/0038240, incluindo 4'-azido nucleosídeos, como Rl 626, 4'- azidocitidina; Publicações de Pedidos de Patentes dos E.U.A. US 2002/0019363, US 2003/0236216, US 2004/0006007, US 2004/0063658 e US 2004/01 10717; Patentes dos Estados Unidos nums. 7.105.499, 7.125.855, 7.202.224; e Publicações de Pedidos de Patentes Internacionais WO 02/100415, WO 03/026589, WO 03/026675, WO 03/093290, WO 04/01 1478, WO 04/013300 e WO 04/028481; sendo que o teor de cada uma é incorporado aqui integralmente por referência.
[0084] Para o tratamento de infecção por HCV, os compostos da presente invenção também podem ser administrados em combinação com um agente que é um inibidor de HCV NS5B polymerase. Referidos inibidores de NS5B polimerase do HCV que podem ser usados como terapia de combinação incluem, embora sem limitação, aqueles revelados nas Publicações de Pedidos de Patentes Internacionais WO 02/057287, WO 02/057425, WO 03/068244, WO 2004/000858, WO 04/003138 e WO 2004/007512; Patentes dos Estados Unidos nums. 6.777.392, 7.105.499, 7.125,855, 7,202,224 e Publicações de Pedidos de Patentes dos E.U.A. US 2004/0067901 e US 2004/0110717; sendo que o teor de cada uma é incorporado aqui integralmente por referência. Outros inibidores de HCV polimerase do tipo referido incluem, embora sem limitação, valopicitabina (NM-283; Idenix) e 2'-F-2'-beta-metilcitidina (ver também WO 2005/003147).
[0085] Em uma concretização, inibidores de nucleosídeo NS5B polimerase do HCV que são usados em combinação com os presentes inibidores de HCV são selecionados dentre os compostos a seguir: 4-amino-7- (2-C-metil-β-D-arabinofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-amino-7-(2- C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-metilamino-7-(2- C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-dimetilamino-7-(2- C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]|pirimidina; 4-ciclopropilamino- 7-(2-C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-amino-7-(2- C-vinil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-amino-7-(2-C- hidroximetil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-amino-7-(2- C-fluorometil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-amino-5- metil-7-(2-C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; ácido 4- amino-7-(2-C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina-5- carboxílico; 4-amino-5-bromo-7-(2-C-metil-β-D-ribofuranosil)-7H- pirrolo[2,3-d]pirimidina; 4-amino-5-cloro-7-(2-C-metil-β-D-ribofuranosil)- 7H-pirrolo[2,3-d]pirimidina; 4-amino-5-fluoro-7-(2-C-metil-β-D- ribofuraiiosil)-7H-pirrolo[2,3-d]pirimidina; 2,4-diamino-7-(2-C-metil-β-D- ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 2-amino-7-(2-C-metil-β-D- ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 2-amino-4-ciclopropilamino-7-(2- C-memil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 2-amino-7-(2-C- metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidin-4(3H)-ona; 4-amino-7- (2-C-etil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 4-amino-7-(2-C,2- O-dimetil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidina; 7-(2-C-metil-β-D- ribofuranosil)-7H-pirrolo[23-d]piriniidin-4(3H)-ona; 2-amino-5-metil-7-(2-C, 2-O-dimetil-β-D-ribofluianosil)-7H-pirrolo[2,3-d]piriniidin-4(3H)-ona; 4- ammo-7-(3-des0xi-2-C-metil-β-D-ribofuranosil)-7H-pirrolo[2,3-d]pirimidma; 4-amino-7-(3-des0xi-2-C-metil-β-D-arabinofuranosil)-7H-pirrolo[2,3- d]pirimidina; 4-amino-2-fluoro-7-(2-C-metil-β-D-ribofuranosil)-7H- pirrolo[2,3-d]pirimidina; 4-amino-7-(3-C-metil-β-D-ribofuranosil)-7H- pirrolo[2,3-d]pirimidina; 4-amino-7-(3-C-metil-β-D-xilofuranosil)-7H- pirrolo[2,3-d]pirimidina; 4-amino-7-(2,4-di-C-metil-β-D-ribofuranosil)-7H- pirrolo[2,3-d)pirimidina; 4-amino-7-(3-des0xi-3-fluoro-2-C-metil-β-D- ribofuranosil)-7H-pirrolo[2,3-cf]pirimidina; e os correspondentes 5'- trifosfatos; ou um sal farmaceuticamente aceitável dos mesmos.
[0086] Os compostos da presente invenção também podem ser combinados para o tratamento de infecção por HCV com inibidores não- nucleosídeos de HCV polimerase, como aqueles revelados nas Publicações de Pedidos de Patentes dos E.U.A. US 2006/0100262 e US 2009-0048239; Publicações de Pedidos de Patentes Internacionais WO 01/77091, WO 01/47883, WO 02/04425, WO 02/06246, WO 02/20497, WO 2005/016927 (em particular JTK003), WO 2004/041201, WO 2006/066079, WO 2006/066080, WO 2008/075103, WO 2009/010783 e WO 2009/010785; sendo que o teor de cada uma é incorporado aqui integralmente por referência.
[0087] Em uma concretização, inibidores de HCV NS5B polimerase não-nucleosídeos que são usados em combinação com os presentes inibidores de HCV NS5A são selecionados dentre os compostos a seguir: ácido 14- cicloexil-6-[2-(dimetilamino)etil]-7-oxo-5,6,7,8-tetraidroindolo[2,1- a][2,5]benzodiazocina-11-carboxílico; ácido 14-cicloexil-6-(2-morfolin-4- iletil)-5,6,7,8-tetraidroindolo[2,1-a][2,5]benzodiazocina-11-carboxílico; ácido 14-cicloexil-6-[2-(dimetilamino)etil]-3-metóxi-5,6,7,8-tetraidroindolo[2,1- a][2,5]benzodiazocina-11-carboxílico; ácido 14-cicloexil-3-metóxi-6-metil- 5,6,7,8-tetraidroindolo[2,1-a][2,5]benzodiazocina-11-carboxílico; metil({[(14-cicloexil-3-metóxi-6-metil-5,6,7,8-tetraidroindolo[2,1- α][2,5]benzodiazocin-11-il)carbonil]amino}sulfonil)acetato; ácido ({[(14- cicloexil-3-metóxi-6-metil-5,6,7,8-tetraidroindolo[2,1-a][2,5]benzodiazocin- 11-il)carbonil]amino}sulfonil)acético; 14-cicloexil-N- [(dimetilamino)sulfonil]-3-metóxi-6-metil-5,6,7,8-tetraidroindolo[2,1- α][2,5]benzodiazocina-11-carboxamida; ácido 3-cloro-14-cicloexil-6-[2- (dimetilamino)etil]-7-oxo-5,6,7,8-tetraidroindolo[2,1-α}[2,5]benzodiazocina- 11-carboxílico; N'-(11-carbóxi-14-cicloexil-7,8-diidro-6H-indolo[1,2- e][1,5]berizoxazocin-7-il)-N,N-dimetiletano-1,2-diamínio bis(trifluoroacetato); ácido 14-cicloexil-7,8-diidro-6H-indolo[1,2- e][1,5]benzoxazocina-11-carboxílico; ácido 14-cicloexil-6-metil-7-oxo- 5,6,7,8-tetraidroindolo[2,1-α][2,5]benzodiazocina-11-carboxilico; ácido 14- cicloexil-3-metóxi-6-memil-7-oxo-5,6,7,8-tetraidroindolo[2,1- α][2,5]benzodiazocina-11-carboxilico; ácido 14-cicloexil-6-[2- (dimetilamino)etil]-3-metóxi-7-oxo-5,6,7,8-tetraidroindolo[2,1- α][2,5]benzodiazocina-11-carboxilico; ácido 14-cicloexil-6-[3- (dimetilamino)propil]-7-oxo-5,6,7,8-tetraidroindolo[2,1- α][2,5]benzodiazocina-11-carboxilico; ácido 14-cicloexil-7-oxo-6-(2- piperidin-1-iletil)-5,6,7,8-tetraidroindolo[2,1-α][2,5]benzodiazocina-11- carboxílico; ácido 14-cicloexil-6-(2-morfolin-4-iletil)-7-oxo-5,6,7,8- tetraidroindolo[2,1-α][2,5]benzodiazocina-11-carboxilico; ácido 14-cicloexil- 6-[2-(dietilamino)etil]-7-oxo-5,6,7,8-tetraidroindolo[2,1- α][2,5]benzodiazocina-11-carboxilico; ácido 14-cicloexil-6-(1-metilpiperidin- 4-il)-7-oxo-5,6,7,8-tetraidroindolo[2,1-α][2,5]benzodiazocina-11-carboxilico; 14-cicloexil-N-[(dimetilamino)sulfonil]-7-oxo-6-(2-piperidin-1-iletil)-5,6,7,8- tetraidroindolo[2,1-α][2,5]benzodiazocina-11-carboxamida; 14-cicloexil-6-[2- (dimetilamino)etil]-N-[(dimelhilamino)sulfonil]-7-oxo-5,6,7,8- tetraidroindolo[2,1-d][2,5]benzodiazocina-11-carboxamida; ácido 14- ciclopentil-6-[2-(dimetilamino)etil]-7-oxo-5,6,7,8-tetraidroindolo[2,1-α][2, 5]benzodiazocina-11-carboxílico; ácido 14-cicloexil-5,6,7,8- tetraidroindolo[2,1-α][2,5]benzodiazocina-11-carboxilico; ácido 6-alil-14- cicloexil-3-metóxi-5,6,7,8-tetraidroindolo-[2,1-a]benzodiazocina-11- carboxílico; ácido 14-ciclopentil-6-[2-(dimetilamino)etil]-5,6,7,8- tetraidroindolo[2,1-α][2,5]benzodiazocina-11-carboxilico; ácido 14-cicloexil- 6-[2-(dimetilamino)etil)-5,6,7,8-tetraidroindolo[2,1-α]-[2,5]benzodiazocina- 11-carboxílico; ácido 13-cicloexil-5-metil-4,5,6,7- tetraidrofuro[3',2':6,7]diazocino[1,8-α]indol-10-carboxilico; ácido 15- cicloexil-6-[2-(dimetilamino)etil)-7-oxo-6,7,8,9-tetraidro-5H-indolo[2,1- α][2,6]benzodiazonina-12-carboxilico; ácido 15-cicloexil-8-oxo-6,7,8,9- tetraidro-5H-indolo [2,1 -α] [2,5]benzodiazonina-12-carboxílico; ácido 13- cicloexil-6-oxo-6,7-diidro-5H-indolo[1,2-d][1,2-d]benzodiazepina-10- carboxílico; e sais farmaceuticamente aceitáveis dos mesmos.
[0088] A atividade inibidora de NS5A e replicons de HCV dos presentes compostos podem ser testados usando-se ensaios conhecidos na arte. Inibidores de HCV, como aqueles descritos nos Exemplos aqui apresentam atividades em ensaios de replicon de genótipo Ib, 2a e Ia de cerca de 1 pM a cerca de 1 μM. O ensaio é realizado incubando-se um replicon abrigando linha de células na presença de inibidor durante um determinado período de tempo, e medindo-se o efeito do inibidor sobre a replicação do replicon de HCV, seja diretamente por meio de quantificação do nível de RNA de replicon, ou indiretamente por meio de medição da atividade enzimática de uma enzima repórter co-codificada, como luciferase ou β- lactamase. Realizando-se uma série de medições do tipo referido a diferentes concentrações de inibidor, determina-se a concentração inibidora efetiva do inibidor (EC50 ou EC90). Ver Jan M. Vrolijk et al., A replicons-based bioassay for the measurement of interferons in patients with chronic hepatitis C 110 J. ViROLOGICAL METHODS 201 (2003). Referidos ensaios também podem ser operados em um formato automatizado para seleção de alta vazão. Ver Paul Zuck et al., A cell-based β-lactamase reporter gene assay for the identification of inhibitors of hepatitis C virus replication, 334 ANALYTICAL BIOCHEMISTRY 344 (2004).
[0089] A presente invenção também inclui processo para preparar compostos de fórmula (I). Os compostos da presente invenção podem ser facilmente preparados de acordo com os esquemas reacionais e exemplos a seguir, ou modificações dos mesmos, usando materiais de partida facilmente obteníveis, reagente e procedimentos de síntese convencionais. Nestas reações, também é possível usar variantes que são, elas próprias, conhecidas por aqueles com prática ordinária na arte, mas não são mencionadas em maior detalhe. Adicionalmente, outros métodos para a preparação de compostos da invenção serão facilmente perceptíveis pela pessoa ordinariamente versada na arte à luza dos esquemas reacionais e exemplos a seguir. Exceto se indicado de outra forma, todas as variáveis são como definido acima. Os esquemas reacionais e exemplos a seguir servem apenas para ilustrar a invenção e sua prática. Esquemas gerais Esquema A-1
[0090] A síntese de análogos contendo o núcleo 4-azaindol pode ser realizada partindo de uma 2-amino-5-nitropiridina vantajosamente protegida 2, que pode então ser reduzida por meio de hidrogenação catalítica para converter o grupo amino livre resultante a sua hidrazina por meio da ação de NaNO2 e SnCl2. A piridil-hidrazina resultante pode ser condensada com uma cetona, depois submetida a condições de ciclização de indol de Fisher para dar o indol 6. A desproteção ácida dos grupos acetila pode ser realizada usando-se um ácido forte para liberar a diamina, que pode ser acoplada seletivamente no nitrogênio da anilina mais reativo usando-se agentes de acoplamento convencionais, como HATU. O grupo aminopiridina pode então ser acilado com um reagente, como cloreto de acetila ou um ácido carboxílico, na presença de um reagente formador de ligação de amida. Esquema A-2
[0091] 2-Bromo-3-aminopiridinas podem ser acopladas a um alquino substituído terminalmente usando-se procedimentos convencionais de acoplamento de Sonagashira para dar os intermediários 5, que podem ser submetidos a ciclização mediada com TFAA para proporcionar os compostos de 4-azaindol 6. Grupos protetores podem ser removidos com um ácido forte, como HCl aquoso, e a amina resultante pode ser acilada usando-se um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Esquema B
[0092] A síntese de suportes B contendo um núcleo 6-azaindol pode ser realizada por meio da metalação do análogo de 4-metilpiridina 2 com uma base forte, como BuLi, e extinção do ânion resultante com o agente acilador, como 3. O intermediário 4 pode ser protegido globalmente por meio da ação de um ácido forte, como HBr, para dar a estrutura diamino azaindol 5. Ambos os grupos amino podem ser acilados usando-se um ácido carboxílico apropriadamente substituído e reagente formador de ligação de amida, como HATU. Compostos 6 podem ser funcionalizados adicionalmente na posição C-3 indol com eleetrófilos, como NCS. Esquema C
[0093] Iodo aminopiridinas 2 podem ser acopladas a um alquino terminalmente substituído usando-se procedimentos convencionais de acoplamento de Sonagashira para dar intermediários 5, que podem ser submetidos a ciclização mediada com base usando-se um reagente, como KOtBu, para proporcionar os compostos de 7-azaindol 4. Grupos protetores podem ser removidos com um ácido forte, como HCl aquoso, e a amina resultante pode ser acilada usando-se um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Compostos 6 podem então ser reduzidos usando hidrogênio e um catalisador, depois acoplados uma segunda vez com um ácido carboxílico e HATU para proporcionar 8. Tratamento de 8 com um agente eletrofílico, como NCS, proporciona os compostos desejados. Esquema D
[0094] Compostos na série D podem ser sintetizados reagindo-se o intermediário de dicarbonila 2 com um derivado de 2-aminopirimidina na presença de um ácido de Lewis, como eterato de trifluoreto de boro. O heterociclo resultante pode ser alquilado com um análogo de bromocetona de um aminoácido, como prolina, na presença de uma base de amina terciária. O grupo nitro pode ser reduzido, e a anilina resultante pode ser acilada usando- se um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, dando os produtos finais. Esquema E-I
[0095] O suporte E-1 pode ser preparado por meio da condensação de um derivado de ácido benzóico, como 1, com uma contraparte de fenilenodiamina 2 na presença de um agente desidratador, como ácido polifosfórico. A anilina resultante pode ser acilada usando um ácido carboxílico apropriadamente substituído, como N-Boc-L-prolina, e um reagente formador de ligação de amida, como HATU, e pode então ser submetida a condições ácidas para remover o grupo Boc. Compostos 4 podem ser acoplados novamente com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. O grupo nitro em 5 pode ser reduzido em condições de hidrogenação catalítica, e a anilina resultante pode ser acoplada adicionalmente com várias aminas dando os compostos-alvos. Esquema E-2
[0096] O suporte E-2 pode ser preparado por meio de reação com um derivado de ácido benzóico com um análogo de fenilenodiamina e um reagente formador de ligação de amida, como HATU, dando amidas 3, que pode ser ciclodesidratado por meio de aquecimento com um reagente como HOAc. A anilina resultante pode ser acilada usando um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, dando intermediários 5. O grupo nitro pode ser reduzido em condições de hidrogenação catalítica, e a anilina resultante pode ser sulfonilada com um cloreto de sulfonila apropriadamente substituído e uma base de amina terciária dando os alvos.
[0097] O suporte F pode ser preparado por meio da condensação de um derivado de ácido benzóico como 1, com uma contraparte de amino fenol 2 na presença de um agente desidratador como ácido polifosfórico. A anilina resultante pode ser acilada usando um ácido carboxílico apropriadamente substituído como N-Boc-L-prolina, e um reagente formador de ligação de amida, como HATU, e pode então ser submetida a condições ácidas para remover o grupo Boc. Compostos 4 podem ser acoplados novamente com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Esquema G-1
[0098] Compostos apresentando a estrutura benzofurano G podem ser preparados reagindo-se um salicilaldeído apropriadamente substituído com um halogeneto de benzila como brometo de 4-nitrobenzila, na presença de uma base de amina terciária dando éteres 2. Os éteres benzílicos podem ser tratados com uma base, como DBU, e aquecidos a temperaturas elevadas para efetuar a ciclização aos benzofuranos 3. Os grupos nitro em 3 podem ser reduzidos em condições de hidrogenação catalítica, e as anilinas resultantes podem ser acopladas com vários ácidos carboxílicos dando os compostos- alvos G-1. Esquema G-2
[0099] Para compostos substituídos diferentemente (R, R') apresentando a estrutura benzofurano G, a sintese pode ser modificada reagindo-se um salicilaldeído de bromo apropriadamente substituído por um halogeneto de benzila como brometo de 4-nitrobenzila, na presença de uma base de amina terciária dando éteres 2. Os éteres benzílicos podem ser tratados com uma base, como DBU, e aquecidos a temperaturas elevadas para efetuar a ciclização aos benzofuranos 3. O brometo de arila pode ser convertido à amina de arila por meio de reação com LHMDS e um catalisador de paládio para proporcionar 4, que pode ser acoplado a um ácido carboxílico apropriadamente substituído dando 5. O grupo nitro em 5 pode ser reduzido em condições de hidrogenação catalítica, e a anilina resultante pode ser acoplada com um segundo análogo de ácido carboxílico dando os compostos- alvos G-2. Esquema H
[00100] Aminopirimidinas apropriadamente substituídas podem ser ciclodesidratadas após acilação com uma cetona apropriadamente substituída como 4'-nitro-2-bromobenzofenona, por meio de aquecimento em um solvente como MeOH, e uma fonte de ácido, como HBr. O composto nitro heterocíclico resultante pode ser convertido à amina aromática por meio de redução com um reagente, como SnCl2. Os compostos H finais podem ser obtidos reagindo-se 4 com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Esquema I
[00101] Compostos no esquema I podem ser preparados reagindo-se a aminopiridina apropriadamente substituída com 4'-nitro-2-bromobenzofenona por meio de aquecimento em um solvente como acetona, depois efetuando-se uma reação de ciclodesidratação usando metanol e uma fonte de ácido, como HBr. O composto nitro heterocíclico resultante 3 pode ser convertido à amina aromática por meio de redução com um reagente, como SnCl2. Os compostos finais podem ser obtidos reagindo-se 4 com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Esquema J
[00102] Compostos no esquema J podem ser preparados por meio de acoplamento de ácidos indol borônicos com um 2-bromoindol apropriadamente substituído como 2, em condições convencionais de Suzuki. Os grupos protetores podem ser removidos com HCl, e o grupo nitro em 4 pode ser reduzido em condições de hidrogenação catalítica. A penúltima diamina pode ser acoplada com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida como BOP, reagente[] dando compostos com o suporte central objetivado. Esquema K-1
[00103] A síntese de compostos com o suporte K do núcleo indol pode ser preparada usando protocolo padrão da síntese de indol Fisher partindo para uma aril hidrazina e uma cetona, como 2. A conversão do brometo de arila à aril amina 4 poderia ser efetuada por meio da reação catalisada-com-Pd com LHMDS. O grupo nitro poderia ser reduzido e a diamina pode ser acoplada com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, dando compostos com o suporte objetivado. Esquema K-2
[00104] Em um procedimento alternativo indóis K podem ser preparados partindo de um aminoindol vantajosamente protegido e substituído 3. A litiação e extinção com um éster de boronato proporciona o intermediário-chave 4, que pode ser acoplado a um halogeneto de heteroarila ou arila apropriadamente substituído para proporcionar alvos 5. Os grupos Boc podem ser removidos com ácido, e a anilina resultante pode ser acoplada com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. O grupo nitro em 7 pode ser reduzido e acoplado em uma segunda reação de acoplamento de amida para dar os compostos desejados. Esquema L
[00105] O suporte de indol tetracíclico L pode ser preparado como outline[delineado] no esquema acima. A ciclização de um derivado de ácido carboxílico 2 com PPA pode proporcionar as cetonas 3, que podem participar em uma reação de indol Fischer com uma fenilidrazina apropriadamente substituída dando 4. Os grupos acetamida podem ser desprotegidos em condições ácidas e as aril aminas resultantes podem ser acopladas com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, dando compostos com o suporte objetivado. Esquema M-1
[00106] Compostos M-1 de suporte podem ser preparados por meio de acoplamento de prolina 2 a amino cetona 1 usando procedimentos convencionais de formação de ligação de amida para dar 3, que pode ser ciclizado mediante aquecimento com acetato de amônio a temperaturas elevadas. O intermediário 4 pode ser acoplado a ácidos indol borônicos como usando condições convencionais do tipo Suzuki. Os grupos Boc podem ser removidos com ácido, e a anilina resultante pode ser acoplada com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. O grupo protetor de pirrolidina pode ser removido em condições de hidrogenação, e a amina resultante pode ser acoplada em uma segunda reação de acoplamento de amida para dar os compostos desejados. Esquema M-2
[00107] Compostos M-2 de suporte podem ser preparados reagindo-se prolina 1 com um ânion de 4-etinilbenzeno dando a cetona 2 intermediária, que pode ser ciclizada com hidrazina. O intermediário 3 pode ser acoplado a ácidos indol borônicos como usando condições convencionais do tipo Suzuki. Os grupos Boc podem ser removidos com ácido e a anilina resultante pode ser acoplada com um ácido carboxílico apropriadamente substituído, e um reagente formador de ligação de amida, como HATU. O grupo protetor de pirrolidina pode ser removido em condições hidrogenadoras, e a amina resultante pode ser acoplada em uma segunda reação de acoplamento de amida dando os compostos desejados. Esquema M-3
[00108] Análogos de tiazol do suporte M podem ser preparados a partir da reação de ciclocondensação de Z-prolina tioamida 2 com uma alfa- bromoacetofenona. Produtos 3 podem ser processados aos compostos finais usando metodologia similar àquela descrita no esquema M-2. Esquema M-4
[00109] Análogos de imidazol do suporte M podem ser preparados a partir da reação de ciclocondensação de Z-prolina bromometil ceton 1 com um derivado de amidina aromática. Produtos 3 podem ser processados aos compostos finais usando metodologia similar àquela descrita no esquema M2.
[00110] Imidazóis isoméricos podem ser preparadass partindo de um aldeído de aminoácido protegido como 1, e glioxal na presença de amônia. A halogenação do imidazol resultante 2 com NBS pode ser seguida de uma reação de acoplamento cruzado catalisada com Pd com um éster de indol boronato funcionalizado como 4. Desproteção, redução e acoplamento com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, pode proporcionar compostos intermediários 8. Um segundo procedimento de desproteção/acoplamento de amida pode proporcionar o suporte M-5 objetivado. Esquema M-6
[00111] Compostos de oxadiazol podem ser preparados partindo de hidrazida de indol 2 e acoplamento a um aminoácido, como Z-prolina. A ciclodesidratação do intermediário 3 pode ser efetuada com um reagente como TPP/iodo, para dar o desejado oxadiazol, que pode ser protegido no nitrogênio do indol com anidrido de Boc. A introdução do grupo funcional ácido borônico ativa o composto 6 para acoplamento com um halogeneto de arila substituído 7 dando o intermediário 8. A remoção dos grupos cbz e Boc proporciona a penúltima estrutura 10, que pode ser acoplada com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida para dar os alvos M-6. Esquema M-7
[00112] Análogos de oxadiazol do suporte M podem ser preparados por meio de reações de ciclocondensação de diacil-hidrazinas 2. Acoplamento a ácidos borônicos heterocíclicos usando metodologia similar àquela descrita no esquema M-1 pode proporcionar os compostos objetivados. Esquema M-8
[00113] Compostos de benzofurano contendo imidazol duplo podem ser preparados partindo de um aldeído de aminoácido protegido como 2, e glioxal na presença de amônia. A halogenação do imidazol 3 resultante com NBS pode proporcionar, por fim, o intermediário 5, que pode ser acoplado a um éster de boronato funcionalizado como 11, dando 12. A desproteção e o acoplamento com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, podem proporcionar o suporte M-8 objetivado. Esquema M-9
[00114] Uma síntese alternativa de benzofuranos pode ser realizada partindo de benzofurano 1, que pode ser convertido a éster de boronato 2, que pode então ser acoplado a um halogeneto de arila apropriadamente substituído dando 5. O Intermediário 5 pode ser convertido subsequentemente a um éster de boronato funcionalizado e convertido aos produtos finais de uma maneira similar àquela descrita no Esquema M-8. Esquema M-10
[00115] Benzoxazóis 3 podem ser preparados partindo de um ácido benzóico vantajosamente substituído e um aminofenol como 2, na presença de ácido polifosfórico. Referidos produtos podem ser convertidos aos ésteres de boronato correspondentes usando-se procedimentos convencionais. Os intermediários 4 podem ser acoplados subsequentemente a um halogeneto heterocíclico na presença de um catalisador de Pd(II) para proporcioanr compostos 5. A desproteção e o acoplamento com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, podem proporcionar o suporte M-10 objetivado. Esquema N-1
[00116] Os compostos no esquema N-1 podem ser preparados por meio de aquecimento de hidrazinas 1 com cetonas 2 em um reator de microondas em um solvente aprótico polar, como NMP. As indol acetamidas 3 podem ser desprotegidas com ácido forte, como HCl. As aril aminas resultantes podem ser acopladas com um ácido carboxílico apropriadamente substituído, e um reagente formador de ligação de amida, como HATU, dando compostos do suporte objetivada. Esquema N-2
[00117] Anilinas de iodo 1 podem ser acopladas a um alquino terminalmente substituído usando procedimentos convencionais de acoplamento de Sonogashira dando intermediários 2, que podem ser submetidos a ciclização usando um reagente como brometo de índio, para dar os compostos de indol 3. Grupos protetores podem ser removidos com um ácido forte, como HCl aquoso, e a amina resultante pode ser acilada usando um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Compostos 5 pode então ser reduzidos usando hidrogênio e um catalisador, depois acoplados uma segunda vez com um ácido carboxílico e HATU para proporcionar os compostos desejados. Esquema N-3
[00118] Numa ligeira variação do esquema N-2, anilinas de iodo 1 podem ser acopladas a um alquino terminalmente substituído usando procedimentos convencionais de acoplamento de Sonogashira para dar intermediários 2, que podem ser submetidos a ciclização usando um reagente, como cloreto de paládio/cloreto férrico para dar os compostos de indol 3. Compostos 3 podem então ser reduzidos usando H2, e o grupo protetor pode ser removido com um ácido forte, como HCl aquoso, e as aminas resultantes podem ser aciladas usando um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Esquema O
[00119] O suporte O pode ser preparado reagindo-se um composto de prolina protegido (como Cbz) com um análogo de fenilenodiamina e um reagente formador de ligação de amida, como HATU, dando amidas 3, que podem ser ciclodesidratadas por meio de aquecimento com um reagente, como HOAc. O benzimidazol resultante pode ser acoplado a um deriavdo de ácido indol borônico usando condições convencionais de Suzuki para proporcionar 5. A remoção dos grupos Boc com ácido proporciona 7, que pode ser acilado usando um ácido carboxílico apropriadamente substituído, como Boc-L-prolina, e um reagente formador de ligação de amida, como HATU, dando intermediários 7. O grupo Cbz pode ser reduzido em condições de hidrogenação catalítica, e o grupo Boc pode ser desprotegido com ácido para dar penúltimos compostos 9. A formação de ligação de amida entre 9 e ácidos carboxílicos dá os compostos objetivados. Esquema P-1
[00120] Heterociclos podem ser halogenados em C-3 por meio da ação de agentes eletrofílico, como N-halossuccinimidas, para proporcionar alvos P1. Esquema P-2
[00121] Heterociclos podem ser fluorados em C-3 por meio da ação de agentes fluoradores eletrofílicos, como SELECTFLUOR, para proporcionar alvos P-I. Esquema P-3
[00122] Compostos halogenados C-3 podem ser convertidos aos análogos de ciano correspondentes por meio de agentes cianadores, como CuCN. Esquema P-4
[00123] Os compostos no esquema P-4 podem ser funcionalizados por meio dos indóis aciladores com reagentes de Grignard e cloreto de zinco. Esquema P-5
[00124] Os compostos no esquema P-5 podem ser funcionalizados por meio de desprotonação dos indóis com uma base, como brometo de etilmagnésio e tratando o intermediário com isocianato de clorossulfonila. Alternativamente, os indóis 3 podem ser preparados usando condições de Vilsmeier-Haack, que subsequentemente podem ser protegidos e acoplados em condições de Suzuki para dar intermediários 5. Os aldeídos podem ser oxidados usando metodologia convencional para a formação de ácido carboxílico. Ácidos indol carboxílicos 6 podem ser acoplados a aminas usando-se um reagente, como HATU, para dar 7, que pode ser funcionalizado adicionalmente por meio de redução do grupo nitro, desproteção do grupo Boc e acoplamento das anilinas a um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU. Esquema P-6
[00125] Compostos halogenados C-3 podem ser acoplados a uma variedade de ácidos alquil e aril borônicos usando condições convencionais de Suzuki. Esquema Q
[00126] Compostos do Esquema Q podem ser preparados partindo da lactama 1. Reação com cloroformiato de etila e tratamento do produto com uma base branda, como carbonato de amônio, proporciona o intermediário 3, que pode ser ativado para acoplamento via conversão ao triflato de vinila 4 correspondente. Acoplamento de Sonagashira proporciona compostos 5, que podem ser reduzidos com cloreto de ferro e amônio para proporcionar anilina 6. Desproteção do indol e acoplamento da anilina a um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, proporciona os alvos desejados. Esquema R
[00127] Acoplamento com amida da anilina do Esquema K-I com um ácido carboxílico apropriadamente substituído e um agente de acoplamento pode proporcionar intermediários 2, que podem então ser submetidos a reações de acoplamento cruzado catalisadas com Pd para proporcionar os alvos finais R. Esquema S
[00128] Compostos no esquema S podem ser preparados por meio de acoplamento de ácidos indol borônicos com 2-bromobenzoxazóis apropriadamente substituídos como 5, em condições convencionais de Suzuki. O grupo nitro em 6 pode ser reduzido em condições de hidrogenação catalítica e os grupos protetores podem ser removidos com HCl. A penúltima diamina pode se acoplada com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como BOP, reagente[] dando compostos com o suporte central objetivado. Esquema T
[00129] Compostos no esquema T podem ser preparados partindo de um fenol 3 vantajosamente substituído e um reagente de hidrazina como 4, usando condições de indol Fisher estabelecidas. A posição do indol 3 pode então ser funcionalizada, ou o indol NH pode ser ciclizado no anel aromático C-2 usando condições convencionais dando tetraciclos 8, que podem ser convertidos subsequentemente aos ésteres de boronato correspondentes usando procedimentos convencionais. Intermediários 9 podem então ser acoplados a um halogeneto heterocíclico na presença de um catalisador de Pd(II) para proporcionar compostos 10. A desproteção e o acoplamento com um ácido carboxílico apropriadamente substituído e um reagente formador de ligação de amida, como HATU, podem proporcionar o suporte T objetivado.
[00130] Os exemplos a seguir servem apenas para ilustrar a invenção e sua prática. Os exemplos não devem ser interpretados como limitações sobre o escopo ou o espírito da invenção. Lista de abreviaturas Ac2O Anidrido acético B(OiPr)3, Borato de triisopropila (iPrO)3B B(OMe)3 Borato de trimetila BF3 Trifluoreto de boro BOC, Boc, t-Butiloxicarbonila boc BOP hexafluorofosfato de benzotriazol-1-il-óxi-tris-(dimetilamino)- fosfônio BrCN Brometo de cianogênio BuLi, n- Butil lítio BuLi CBZ, Cbz, Benziloxicarbonila cbz CDCl3 Deutério-triclorometano CH3CN, Acetonitrilo MeCN CS2CO3 Carbonato de césio CuBr2 brometo de cobre(II) CuCN cianeto de cobre(I) CuI iodeto de cobre DBU 1,8-Diazabiciclo[5,4,0]undec-7- eno DCE Dicloroetano DCM, Diclorometano CH2Cl2 DIPEA, Diisopropiletilamina DIEA DMAP 4-Dimetilamino piridina DMF Dimetilformamida DMSO Sulfóxido de dimetila DPPF, Dppf, 1,1'-bis(Difenilfosfino)ferroceno dppf EDC, EDCI N-(3-Dimetilaminopropil)-N'- etilcarbodiimida Et2O Éter de dietila Et3N, TEA Trietilamina EtMgBr Bromo(etil)magnésio ou brometo de etil magnésio EtOAc Acetato de etila EtOH Etanol FeCl3 Cloreto férrico ou cloreto de ferro(III) H2 Hidrogênio ou atmosfera de hidrogênio H2O Água H2SO4 Ácido sulfúrico HATU hexafluorofosfato de O-(7- azabenzotriazol-1-il)-N,N,N',N'- tetrametilurônio HBr Ácido bromídrico HCl Ácido clorídrico HNO3 Ácido nítrico HOAc, HAc Ácido acético HOBT, 1-Hidróxi benzotriazol HOBt HPLC cromatografia líquida de alto desempenho InBr3 Tribrometo de índio iPr2NH Diisopropilamina K2CO3 KI KIO3 KOAc, Carbonato de potássio Iodeto de potássio Iodato de potássio Acetato de potássio AcOk KOH Hidróxido de potássio LDA Diisopropilamida de lítio LHMDS, Hexametildissilazida de lítio LiHMDS MeMgBr Bromo(metil)magnésio ou brometo de metil magnésio MeOD Metan(2H)ol MeOH, Metanol CH3OH MgSO4 Sulfato de magnésio MOC, Moc Metóxi carbonila MS Espectroscopia de massa N2 Nitrogênio ou atmosfera de nitrogênio Na2CO3 Carbonato de sódio Na2SO4 Sulfato de sódio (anidro) NaClO2 Perclorato de sódio NaH2PO4 Diidrogeniofosfato de sódio NaHCO3 Hidrogeniocarbonato de sódio (bicarbonato de sódio) NaNO2 Nitrito de sódio NaOH Hidróxido de sódio NBS N-bromossuccinimida NCS N-clorossuccinimida NH4OAc Acetato de amônio NMM N-metilmorfolina NMR, 1H- Espectroscopia de ressonância NMR magnética nuclear do próton NXS N-halossuccinimida P2O5, P4O10 Pentóxido de fósforo Pd Paládio Pd(dppf)Cl2 Dicloro(1,1'- bis(Difenilfosfino)ferroceno) (II) Pd(II) Paládio(II) Pd(PPh3)2Cl2 Diclorobis(trifenilfosfino)paládi , PdCl2(PPh3)2 o(II) Pd(PPh3)4 Tetraquis(trifenilfosfino) paládio(0) Pd/C, Pd-C Paládio sobre carbono Pd2(dba)3 Tris(dibenzilideno acetona)dipaládio(0) PdCl2 Cloreto de paládio(II) PE Éter de petróleo Phg Fenilglicina PhCH3, Tolueno PhMe Piv Pivaloíla PivCl Cloreto de pivaloíla POBr3 Oxibrometo de fósforo PPA Ácido polifosfórico PPh3, TPP Trifenilfosfino Pro Prolina Proc iso-Propilcarbamato PtBu3 Tri-t-butil fosfino Py Piradina PyBOP hexafluorofosfato de (benzotriazol-1-il-óxi)-tripirrolidinofosfônio RPLC Cromatografia líquida de fase invertida RT, rt, r.t. Temperatura ambiente, aproximadamente 25°C SiO2 Sílica ou sílica-gel SnCl2 Cloreto estanhoso ou cloreto de estanho(II) SOCl2 Cloreto de tionila STP Temperatura e pressão padrão (TPP) t-BuLi t-Butil lítio t-BuNO2 t-Butil nitrato t-BuOH t-Butanol t-BuOk, t-butóxido de potássio KOt-Bu TFA ácido trifluoroacético TFAA Anidrido trifluoroacético THF Tetraidrofurano TLC Cromatografia de camada fina ZnCl2 Cloreto de zinco EXEMPLOS Exemplo 1 - N-{4-[5-(acetilamino)-1H-pirrolo[3,2-b]piridin-2-il]fenil}-1- (fenilacetil)-L-prolinamida Etapa l

[00131] A uma suspensão de 2-amino-5-nitropiridina (25,0 g, 0,18 mol) e 0,5 g de DMAP em 200 mL de piridina, adicionou-se Ac2O (37 g, 0,36 mol) por gotejamento a 0°C. A mistura foi agitada à temperatura ambiente durante 5 horas. O volátil foi removido em vácuo. O resíduo foi lavado com EtOAc dando um sólido branco-sujo (28 g, 86 %). MS(ESI) m/e (M+H+): 182. Etapa 2
[00132] Uma mistura heterogênea de 2-acetamido-5-nitropiridina (28 g, 0,15 mol) e 10 % de Pd/C (2,8 g) em 300 mL de MeOH foi agitada em 50 psi [345 kPa] de H2 durante 6 horas. A mistura foi filtrada através de CELITE, e concentrada em vácuo dando um sólido (20,5 g). MS(ESI) m/e (MM-H+): 152. Etapa 3
[00133] NaNO2 (5,4 g, 78,2 mmol) foi adicionado lentamente a uma solução de 2-acetamido-5-aminopiridina (9,0 g, 60 mmol) em HCl aquoso 6 M (300 mL) a 0°C e isto foi agitado durante 45 minutos. Adicionou-se uma solução de SnCl2 (40,5 g, 180 mmol) em 15 mL de HCl aquoso 6 M, e a mistura de reação foi deixada aquecer à temperatura ambiente lentamente enquanto se agitava durante 16 horas. A mistura de reação foi baisificada com 40 porcento de KOH aquoso, extraída com EtOAc (3x), e as camadas orgânicas são combinadas, secadas sobre Na2SO4 e concentradas em vácuo dando o composto desejado (3,2 g). MS(ESI) m/e (M+H+): 167. Etapa 4
[00134] Uma suspensão do produto da etapa 3 (3,32 g, 20 mmol) e N- (A-acetilfenil)acetamida (3,54 g, 20 mmol) em 8 mL de EtOH foi diluída com TEA para ajustar o pH em cerca de 9,5. A mistura de reação resultante foi refluxada durante 3 horas. O solvente foi removido em vácuo, e o resíduo resultante foi tratado com 5 % de ácido cítrico aquoso para formar um precipitado. O precipitado foi filtrado, lavado com água e secado em vácuo (3,2 g). MS(ESI) m/e (M+H+): 326. Etapa 5
[00135] Uma mistura do produto da etapa 4 acima (0,6 g, 1,8 mmol) e PPA (5 mL) foi aquecida a 90°C durante 75 minutos sob N2. Após resfriar à temperatura ambiente, a mistura de reação foi despejada em água gelada, neutralizada com NaOH sólido, enquanto se mantinha a temperatura da mistura à t.a. ou abaixo da t.a.. Uma solução de iso-propanol e DCM (1:3) foi adicionada para determinar a carga orgânica. A fase orgânica combinada foi lavada com salmoura, secada sobre Na2SO4 e concentrada em vácuo. O resíduo foi purificado por meio de HPLC preparativa dando um sólido (280 mg). MS(ESI) m/e (M+H+): 309. Etapa 6
[00136] Uma mistura do 4-azaindole (280 mg, 0,9 mmol) em 10 mL de HCl 3 N foi refluxada durante 2 horas. O solvente foi removido em vácuo. O resíduo foi purificado por meio de HPLC dando um sólido (120 mg). MS(ESI) m/e (M+H+): 225. Etapa 7
[00137] A uma suspensão do produto da etapa 6 (23 mg, 0,1 mmol), ácido (23 mg, 0,1 mmol) e DIPEA (20 mg, 0,15 mmol) em 1 mL de CH3CN adicionou-se HATU (42 mg, 0,12 mmol). A mistura resultante foi agitada à temperatura ambiente de um dia para o outro. Após o completamento da reação, a mistura foi purificada por meio de pré-HPLC (10 mg). MS(ESI) m/e (M+H+): 440. Etapa 8
[00138] Uma mistura de produto da etapa 7 (10 mg, 0,023 mmol) e TEA (3 g, 0,03 mmol) em CH3CN (100 mL) foi agitada a 0°C. Adicionou-se por gotejamento cloreto de acetila (2 mg, 0,023 mmol) por gotejamento, e a mistura resultante foi agitada à temperatura ambiente durante 0,5 hora. O solvente foi evaporado em vácuo, e o resíduo foi purificado por meio de HPLC preparativa dando o produto desejado (5 mg). MS(ESI) m/e (M+H+): 482. RMN 1H (MeOD): δ 8,25(d, J=8,4 Hz, 1H), 7,74 ~7,89(m, 4H), 7,26 ~ 7,32(m, 5H), 7,00 ~ 7,02(m, 2H), 4,63 -4,64(m, 1H), 3,72 ~ 3,84(m, 4H), 2,18 ~ 2,33(m, 2H), 2,07-2,10(m, 5H). Exemplos 2-3
[00139] Os compostos de Exemplos 2 e 3 foram preparados de uma maneira similar partindo do intermediário 7 na etapa 6.
Exemplo 4 - {(1S)-2-[(2S)-2-{ [4-(5-bromo-1H-pirrolo[3,2-b]piridin-2- il)fenil]carbamoil}pirrolidin-1-il]-2-oxo-1-feniletilcarbamato de t-butila
Etapa 1
[00140] NBS (14,9 g, 84 mmol) foi adicionado de maneira fracionada a uma solução de composto 3-aminopiridina (14,9 g, 84 mmol) em DMSO (80 mL) e água (20 mL) a 0°C, e a reação foi agitada à temperatura ambiente durante 3 horas. A mistura foi despejada em gelo-água (250 mL) e agitada durante 30 minutos. O precipitado foi recolhido e secado dando um sólido (7,0 g). MS(ESI) m/e (M+HH): 250. RMN 1H(DMSO): δ 7,28(d, J=7,6 Hz, 1H), 7,03(d, J=7,6 Hz, 1H), 5,69(s, 2H). Etapa 2
[00141] 4-Etinilacetanilida foi preparada usando o método similar mostrado no Exemplo 1, etapa 1, MS(ESI) m/e (M+H+): 160. Etapa 3
A uma solução de 3-amino-2,6-dibromopiridina (9,41 g, 37,5 mmol), 4-etinilacetanilida (4,77 g, 30 mmol) e Pd(PPh3)2Cl2 (1,31 g, 1,9 mmol) em uma mistura de 150 mL de Et3N e 50 mL de DMF adicionou-se CuI (0,71 g, 0,4 mmol) sob N2. A mistura resultante foi agitada à temperatura ambiente de um dia para o outro. O solvente foi removido, e o resíduo foi purificado por meio de cromatografia (8,5 g). MS(ESI) m/e (M+H+): 331. RMN 1H (DMSO): δ 7,59(d, J=8,8 Hz, 2H), 7,54(d, J=8,4 Hz, 2H), 7,21(d, J=8,8 Hz, 2H), 7,07(d, J=8,4 Hz, 2H), 2,12(s, 3H). Etapa 4
[00142] A uma solução, a 0° C, do produto da etapa 3 (8,5 g, 25,7 mmol) e piridina (4,0 g, 51,4 mmol) em 50 mL de 1,4-dioxano adicionou-se TFAA (10,8 g, 51,4 mmol). A mistura resultante foi então aquecida a 100°C de um dia para o outro. A mistura foi resfriada e despejada em 200 mL de água, e o precipitado foi filtrado e lavado com água, depois secado dando um sólido (1,3 g). MS(ESI) m/e (M+H+): 331. Etapa 5
[00143] A reação foi conduzida de maneira similar ao descrito no Exemplo 1, etapa 6. MS (ESI) m/e (M+H+): 288, Etapa 6
[00144] A uma suspensão do produto da etapa 5 (0,1 mmol), N-Boc-L- Phg-L-Pro-OH (0,1 mmol) e DIPEA (20 mg, 0,15 mmol) em 1 mL de CH3CN adicionou-se HATU (42 mg, 0,12 mmol). A mistura resultante foi agitada à temperatura ambiente de um dia para o outro, concentrada e purificada por meio de RPLC dando o composto desejado. MS(ESI) m/e (M+H+): 619. RMN 1H (MeOD 400)δ: 7,85 ~ 7,77(m, 5H), 7,43 ~ 7,36(m, 6H), 6,89(s, 1H), 5,50(s, 1H), 4,54(d, J=8,0 Hz 1H), 3,93(t, 1H), 2,10 ~ 1,87(m, 4H)1,41(s, 9H). Exemplo 5 - (2S)-H-{3-cloro-2-[4-({[(2S)-1-(fenilacetil)pirrolidin-2- il]carboniliamino)fenil] -1 H-pirrolo [ 2,3-c]piridin-5-il-1 - (fenilacetil)pirrolidina-2-carboxamida Etapa 1
[00145] Uma mistura heterogênea de 2-amino-4-metil-5-nitropiridina (4,15 g, 27 mmol) e 10 % de Pd/C (0,4 g) em 50 mL de THF foi agitada em 50 psi [345 kPa] de H2 durante 3 horas. A mistura foi filtrada através de CELITE e concentrada dando um sólido amarelo (3,20 g). MS(ESI) m/e (M+H+): 124. RMN 1H(DMSO): δ 7,38(s, 1H), 6,16(s, 1H), 4,84(s, 2H), 4,06(s, 2H), 1,96(s, 3H). Etapa 2
[00146] Uma mistura de diamina da etapa 1 (3,20 g, 26 mmol), TEA (5,25 g, 52 mmol) e uma quantidade catalítica de DMAP em THF (100 mL) foi agitada a 5-10°C, depois tratada com cloreto de pivaloíla (3,74 g, 31 mmol). A mistura resultante foi agitada à temperatura ambiente durante 5 horas, diluída com uma solução a 5 % de ácido cítrico, e extraída com EtOAc. Os extratos orgânicos combinados foram lavados sequencialmente com água e salmoura, secados, filtrados, e o filtrado foi concentrado em vácuo dando um resíduo. O resíduo foi purificado por meio de cromatografia de coluna em sílica-gel dando 7,4 g do composto desejado. MS(ESI) m/e (M+H+): 292. RMN 1H(CDCl3): δ 8,77(s, 1H), 8,47(s, 1H), 8,20(s, 1H), 7,15(s, 1H), 2,24(s, 3H), 1,30-1,32(m, 18H). Etapa 3
[00147] A uma solução resfriada de ácido 4-nitrobenzóico (12 g, 72 mmol) em 50 mL de PhMe adicionou-se 20 mL de SOCl2 por gotejamento. Após a adição, a suspensão foi aquecida em refluxo durante 4 horas. O solvente foi removido, e o resíduo foi azeotropizado com 50 mL de PhMe dando 14,5 g de cloreto de ácido bruto. A uma solução de TEA (101 g, 100 mmol) adicionou-se por gotejamento uma quantidade catalítica de DMAP e N,O-dimetilidroxilamina (5,3 g, 87 mmol) em 100 mL de DCM adicionou-se por gotejamento 14,5 g do cloreto de ácido recentemente preparado em 100 mL de DCM. A mistura resultante foi agitada à temperatura ambiente durante 5 horas, depois diluída com uma solução a 5 % de ácido cítrico, e extraída com DCM. Os extratos orgânicos combinados foram lavados sequencialmente com água e salmoura, secados e filtrados, e o filtrado foi concentrado dando um resíduo. O resíduo foi purificado por meio de cromatografia de coluna em sílica-gel dando 7,0 g da amida Weinreb. MS(ESI) m/e (M+HH): 211. RMN 1H(CDCl3): δ 8,25(d, J=8,8 Hz, 2H), 7,82(d, J=9,6 Hz, 2H), 3,52(s, 3H), 3,82(s, 3H). Etapa 4
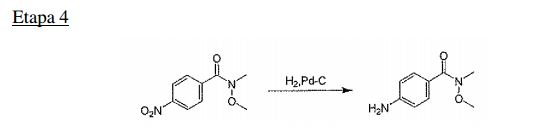
[00148] Uma mistura heterogênea do composto nitro acima e 10 % de Pd/C em THF foi agitada a STP com um balão de H2 durante 3 horas. A mistura foi filtrada através de CELITE, e concentrada dando um sólido amarelo MS(ESI) m/e (M+H+): 181. Etapa 5
[00149] O produto da etapa 4 foi pivaloilado usando-se condições descritas na etapa 2. MS(ESI) m/e (M+Hf): 265. RMN 1H(CDCl3): δ 7,66(d, J=8,4 Hz, 2H), 7,56(d, J=8,8 Hz, 2H), 3,51(s, 3H), 3,32(s, 3H). Etapa 6
[00150] Uma solução de composto isolado da etapa 2 acima (2,2 g, 7,5 mmol) em 15 mL de THF foi resfriada a abaixo de -40°C. Adicionou-se por gotejamento t-BuLi em hexano (15 mL, 2,5 M, 37,5 mmol), e a solução resultante foi agitada a -40°C durante 1 hora. Uma solução de composto da etapa 5 (2,2 g, 8,25 mmol) em 10 mL de THF foi adicionada por gotejamento, e a solução resultante foi deixada agitando a esta temperatura durante 30 minutos antes de ser aquecida à temperatura ambiente e novamente agitada durante 30 minutos. Adicionou-se uma solução aquosa de ácido cítrico de 5 % para extinguir a reação, que foi extraída com DCM (x3), e as camadas orgânicas combinadas foram lavadas com água e salmoura, secadas sobre Na2SO4 e concentradas em vácuo. O resíduo foi purificado por meio de HPLC preparativa dando um sólido (0,4 g). MS(ESI) m/e (M+H+): 495. RMN 1H(CDCl3): δ 8,85(s, 1H), 8,68(s, 1H), 8,26(s, 1H), 8,03-8,05(m, 3H), 7,21(d, J=8,8 Hz, 2H), 7,53(s, 1H), 4,20(s, 2H), 1,33-1,29(m, 27 H).
[00151] Uma solução do produto da etapa 6 (400 mg, 0,8 mmol) em 33 % de HBr aquoso (15 mL) foi refluxada de um dia para o outro. Após resfriar, a mistura foi concentrada em vácuo. O resíduo foi purificado por meio de HPLC preparativa dando um sólido (120 mg). MS(ESI) m/e (M+H+): 225. RMN 1H (MeOD): δ 8,04(s, 1H), 7,78(d, 2H), 7,04(d, 2H), 6,86(s, 1H), 6,71(s, 1H).
[00152] Etapa 8
[00154] O produto da etapa 7 foi acoplado a 2 equivalentes de N- fenilacetil-L-prolina usando 2 equivalentes de HATU e DIEA de uma maneira similar àquela mostrada no Exemplo 1. MS(ESI) m/e (M+H+): 687. RMN 1H (MeOD): δ 8,49~8,57(m, 1H), 7,38~7,45(m, 2H), 7,72~7,80(m, 2H), 5,15~5,20(m, 4H), 4,42~4,50(m, 2H), 3,57~2,59(m, 4H), 2,31~2,42(m, 4H), 1,89~2,15(m, 6H). Etapa 9
[00155] A uma solução do produto da etapa 8 (15 mg, 0,02 mmol) em 2 mL de THF seco adicionou-se NCS (2 mg, 0,015 mmol). A mistura resultante foi agitada à temperatura ambiente durante 30 minutos. O solvente foi evaporado, e o resíduo foi purificado por meio de HPLC prep. dando 5 mg do produto desejado. MS(ESI) m/e (M+H+): 689. RMN 1H (MeOD): δ 8,53(s, 1H), 7,91(d, J=9,2 Hz, 2H), 7,77(d, J=8,8 Hz, 2H), 7,49(s, 1H), 7,20~7,23(m, 10 H), 4,53~4,59(m, 2H), 3,64~3,79(m, 8H), 1,98~2,25(m, 8H). Exemplo 6 - (2S)-N-{3-cloro-2-[4-({[(2S)-1-(fenilacetil)pirrolidin-2- il]carbonil} amino)fenil] -1 H-pirrolo [ 2,3-b]piridin-5-il}-1- (fenilacetil)pirrolidina-2-carboxamida
[00156] 2-Amino-5-nitropiridina (7,00 g, 50,0 mmol) foi dissolvida em H2SO4 (2M, 100 mL). Adicionou-se iodato de potássio (4,28 g, 20 mmol)
[00157] de maneira fracionada, à temperatura ambiente, com agitação. A solução foi aquecida a 100°C em refluxo. Adicionou-se iodeto de potássio (8,00 g, 48,2 mmol) por gotejamento ao longo de 1 hora como uma solução em água (20 mL). Resultou uma solução castanha, com iodo sólido acumulando-se no condensador de refluxo. Continuou-se aquecendo em refluxo durante 30 minutos, e a mistura foi resfriada à temperatura ambiente. A mistura foi ajustada em pH 7 com a adição cuidadosa de NaHCO3 sólido. A mistura foi diluída com água (200 mL) e adicionou-se CH2Cl2 (250 mL). Adicionou-se tiossulfato de sódio sólido com agitação vigorosa até que a coloração do iodo desaparecesse. Permaneceu uma quantidade significativa de sólido amarelado da solução, que foi recolhido por meio de filtração, lavado com água e secado dando um sólido amarelo (10,5 g). A fração de CH2Cl2 foi filtrada através de um papel filtrante tratado com silicone e evaporado dando um sólido amarelo (2,4 g). Os sólidos foram combinados dando a iodopiridina desejada (12,7 g). MS(ESI) m/e (M+H+): 266. RMN 1H(DMSO): δ 8,89(s, 1H), 8,62(s, 1H), 7,75(bs, 1H). Etapa 2

[00158] Uma solução do iodeto (1,05 g, 4,8 mmol), 4-etinilacetanilida (636 mg, 4,0 mmol) e Pd(PPh3)2Cl2 (76 mg, 0,4 mmol) em 10 mL de Et3N e 5 mL de DMF foi agitada à temperatura ambiente ao longo de 17 horas sob N2. O solvente foi removido, e o resíduo foi purificado por meio de cromatografia de coluna dando o produto (0,9 g). MS(ESI) m/e (M+H+): 297. RMN 1H(DMSO): δ 10,11(s, 1H), 8,80(s, 1H), 8,22(s, 1H), 7,59(s, 1H), 2,01(s, 3H). Etapa 3
[00159] A uma solução do produto da etapa 2 (730 mg, 2,5 mmol) em 3 mL de THF e 6 mL de DMF adicionou-se t-BuOK (580 mg, 5,25 mmol). A mistura resultante foi aquecida a 70°C durante 6 horas. O solvente foi removido e adicionou-se 10 mL de DCM, 5 mL de água, e o precipitado resultante foi filtrado dando o produto desejado como um sólido amarelo (680 mg). MS(ESI) m/e (M+H+): 297. RMN 1H(DMSO): δ 10,11(s, 1H), 8,96(s, 1H), 8,65(s, 1H), 7,88(d, J=8,8 Hz, 2H), 7,63(d, J=8,8 Uz, 2H), 6,98(s, 1H), 2,02(s, 3H). Etapa 4
[00160] O método sintético para a remoção do grupo acetila foi o mesmo que o usado no Exemplo 1, etapa 6. MS(ESI) m/e (M+H+): 285. Etapa 5
[00161] O método sintético usado para o acoplamento do análogo de prolina à anilina preparada na etapa 4 foi o mesmo usado no Exemplo 1, etapa 7, MS(ESI) m/e (M+H+): 470. Etapa 6
[00162] Uma mistura heterogênea de produto da etapa 6 (20 mg, 0,04 mmol) e 10 % de Pd/C em 5 mL de MeOH foi agitada em 10 psi [69 kPa]) de H2 durante 3 horas. A mistura foi filtrada através de CELITE, e concentrada em vácuo dando um sólido amarelo (17 g). MS(ESI) m/e (M+H+): 440. Etapa 7
[00163] O produto da etapa 6 foi acoplado a 1 equivalente de N- fenilacetil-L-prolina usando 1 equivalente de HATU e DIEA de uma maneira similar àquela mostrada no Exemplo 1. MS(ESI) m/e (M+H+): 655. RMN 1H (MeOD): δ 8,26(s, 1H), 8,19(s, 1H), 7,30~7,51(m, 3H), 7,18~7,27(m, 1H), 6,65(s, 1H), 4,51~4,56(m, 2H), 3,61~3,76(m, 8H), 1,95~2,15(m, 8H). Etapa 8
[00164] A uma solução de produto da etapa 7 (30 mg, 0,04 mmol) em 4 mL de THF seco adicionou-se NCS (4 mg, 0,03 mmol). A mistura resultante foi agitada à temperatura ambiente durante 30 minutos. O solvente foi evaporado, e o resíduo foi purificado por meio de HPLC prep. dando o produto desejado. MS(ESI) m/e (M+H+): 690. RMN 1H (MeOD): δ 8,29(s, 1H), 8,20(s, 1H), 7,81~7,84(m, 2H), 7,66~7,69(m, 2H), 7,18~7,29(m, 10H), 4,52~4,55(m, 2H), 3,62~3,78(m, 8H), 1,90-2,29(m, 8H). Exemplo 7 - N-[4-(3-oxo-7-{2-oxo-2-[(2S)-1-(fenilacetil)pirrolidin-2-il]etil]- 3,7-diidroimidazo[1,2-a]pirazin-2-il)fenil]-1-(fenilacetil)-L-prolinamida
[00165] A uma solução agitada de 4-nitroacetofenona (20 g, 121 mmol) em 100 ml de DMSO adicionou-se lentamente 42 ml de 48 % de HBr aquoso (363 mmol). A solução foi agitada em um frasco aberto a 55°C e a reação foi acompanhada por meio de TLC. Quando o material de partida foi consumido, a solução foi despejada em gelo. Os produtos sólidos foram filtrados, lavados com água, e secados sob vácuo à temperatura ambiente sobre P2O5. Etapa 2
[00166] Hidrato de arilglioxal (5 g, 27,8 mmol) foi adicionado de uma só vez sobre uma calda da amina heterocíclica (2,773 g, 29,2 mmol) em cloreto de metileno (10 ml). A suspensão resultante foi tratada com 1 gota de BF3-Et2O recentemente destilado e agitada aé que a maior parte da amina fosse consumida. Os produtos de reação foram isolados como hidratos por meio de filtração da mistura de reação espessa de cor intensa. O resíduo obtido por meio de concentração é deixado resfriar, filtrado com sucção, lavado duas vezes com dietil éter e secado sob pressão reduzida dando o produto desejado (4 g). MS(ESI) m/e (M+H+): 256. Etapa 3
[00167] A prolina N-protegida (10 g, 42,8 mmol) em éter seco (60 ml) e THF (60 ml) foi agitada sob argônio a -25°C. Adicionou-se TEA (42,8 mol, 4,08 ml) e cloroformiato de etila (42,8 mmol, 2,6 4,14 ml) a esta solução. A solução foi agitada durante mais 30 minutos, em seguida a temperatura foi deixada atingir -10°C, e adicionou-se a solução de diazometano em éter (2-3 equivalentes) por gotejamento. A suspensão foi agitada durante mais 3 horas e deixada atingir a temperatura ambiente. O cloridrato de trietilamina foi então removido por filtração, e o filtrado foi evaporado à metade de seu volume original. A solução resultante foi lavada com NaHCO3 aquoso saturado (50 ml) e salmoura (50 ml). A camada orgânica foi secada e evaporada dando um produto bruto, que foi usado sem purificação adicional. MS(ESI) m/e (M+H-): 258. Etapa 4
[00168] A uma solução de a-diazocetona (2 g, 7,78 mmol) em HOAc glacial (25ml) foi tratada com 48 % HBr (2,8 ml) por gotejamento com agitação. Após agitação durante 1 hora, a mistura de reação foi extraída com DCM e lavada com água. Evaporação do solvente e cristalização de éter-éter de petróleo deu o produto puro. MS(ESI) m/e (M+H+): 310. Etapa 5
[00169] O produto da etapa 4 (420 mg, 1,35 mmol) e o heterociclo da etapa 2 (347 mg, 1,35 mmol) em THF (2 ml) foram agitados à temperatura ambiente de um dia para o outro com Et3N(0,3 mL). Quando a reação se completouda, a mistura foi concentrada, e o resíduo foi purificado por meio de RPLC dando o produto (300 mg). MS(ESI) m/e (M+H+): 486. Etapa 6
[00170] Uma solução do produto da etapa 5 (180 mg, 0,371 mmol) em EtOH absoluto (3 ml) foi adicionada a diidrato de cloreto estanhoso (418,6 mg, 1,85 mmol), e a mistura foi agitada a 70°C durante 2 horas. A mistura de reação foi resfriada à temperatura ambiente e despejada em gelo/água (50 ml), e o pH foi tornado fortemente alcalíno por meio da adição de NaOH saturado (100 ml) antes de ser extraída com EtOAc (2x). A fase orgânica foi combinada e lavada com salmoura, secada com MgSO4, filtrada, e concentrada dando o produto bruto (150 mg). MS(ESI)m/z: (MM-H+) 456. Etapa 7
[00171] Uma mistura do produto da etapa 6 (30 mg, 0,066 mmol), N- fenilacetil-L-prolina (46,08 mg, 0,197 mmol), DIPEA (50,1 mg, 0,197 mmol) em CH3CN (2 mL) foi agitada à temperatura ambiente durante 5 minutos, depois adicionou-se HATU (74,86 mg, 0,197 mmol)
[00172] na mistura. A mistura foi agitada à temperatura ambiente de um dia para o outro, concentrada, e o resíduo foi purificado por meio de RPLC dando o composto desejado (20 mg). RMN 1H (DMSO) δ: 9,26(s, 1H), 8,84-8,86(m, 2H), 7,79-8,03(m, 4H), 7,11-7,3 l(m, 12H), 4,41~4,63(m, 2H), 3,52~3,80(m, 12H), 2,26~2,12(m, 2H), 1,87~1,75(m, 6H). Exemplo 8 - (2S)-1-(ciclobutilcarbonil)-N-{2-[4-({[(2S)-1-(piridin-3- ilcarbonil)pirrolidin-2-il]carbony] amino)fenil] -1 H-benzimidazol-5 - il}pirrolidina-2-carboxamida
[00173] Ácido p-aminobenzóico (0,200 g, 1,45 mmol) e nitrofenileno diamina (0,221 g, 1,45 mmol) foram adicionados em PPA (30 mL). A mistura foi agitada a 210°C durante 20 minutos. Então isto foi despejado em água e gelo, e extraído com DCM. A camada orgânica foi lavada com salmoura, secada (NaSO4), filtrada e concentrada dando 200 mg do composto desejado. MS m/z: 255(M+1). Etapa 2
[00174] (1,52 g, 7,07 mmol), EDCI (1,8 g, 9,44 mmol), HOBT (1,27 g, 9,44 mmol) e DIPEA (2,4 g, 18,8 mmol) foram recolhidos em DMF (30 mL) e isto foi agitado de um dia para o outro à temperatura ambiente. DMF foi removido sob pressão reduzida, e o resíduo foi extraído com DCM/água. A camada orgânica foi lavada com salmoura, secada (NaSO4), concentrada e purificada por meio de coluna (DCM: MeOH/100:1) dando 1,2 g do composto desejado. RMN 1H (MeOD)δ 8,49(s, 1H), 8,28-8,19(m, 3H), 7,79-7,76(d, J = 4,4Hz, 2H), 7,72-7,65(m, 1H), 4,41-4,29(t, J= 8,8Hz, 1H), 3,59-3,51(m, 2H), 2,18- 1,95(m, 4H), 1,49(s, 9H). Etapa 3
[00175] Composto da etapa 2 (0,600 g, 1,06 mmol) foi agitado em MeOH/HCl (10 mL) durante 1 hora à temperatura ambiente, e o solvente foi removido sob pressão reduzida. O composto resultante foi secado sob alto vácuo dando 370 mg do composto desejado. Etapa 4
[00176] O produto da etapa 3 (0,370 g, 1,052 mmol), ácido piridina-3- carboxílico (0,157 g, 1,27 mmol), HATU (1,2 g, 3,18 mmol) e DIPEA (0,814 g, 6,36 mmol) foram recolhidos em DMF (10 mL) e agitados de um dia para o outro à temperatura ambiente. O DMF foi removido sob pressão reduzida, e o resíduo foi extraído com DCM/água. A camada orgânica foi lavada com salmoura, secada (NaSO4), concentrada e purificada por meio de coluna (DCM: MeOH/100: 1) dando 300 mg de composto desejado. RMN 1H (MeOD)δ ppm: 0,883(s, 1H), 0,87-0,85(d, J= 4,4Hz, 1H), 8,49(s, 1H), 8,21- 8,18(m, 1H), 8,17-8,10(m, 3H), 7,98-7,95(d, J= 8,8Hz, 2H), 7,73-7,68(m, 1H), 7,60-7,51(m, 1H), 4,79-4,76(t, J= 6Hz, 1H), 3,77-3,73(m, 2H), 3,27- 3,19(m, 2H), 2,19-2,12(m, 2H). Etapa 5
[00177] O produto da etapa 4 (0,300 g, 0,657 mmol) foi recolhido em MeOH (10 mL) e adicionou-se Pd/C (0,07 g) sob N2. A reação foi agitada de um dia para o outro à temperatura ambiente sob H2. O Pd/C foi filtrado através de CELITE, e o filtrado foi concentrado sob pressão reduzida dando 234 mg de composto desejado. Etapa 6
[00178] O produto da etapa 5 (0,370 g, bruta), N-Boc-prolina (0,157 g, 1,27 mmol), HATU (1,2 g, 3,18 mmol) e DIPEA (0,814 g, 6,36 mmol) foram recolhidos em DMF (10 mL) e isto foi agitado de um dia para o outro à temperatura ambiente. O DMF foi removido sob pressão reduzida, e o resíduo foi extraído com DCM/água. A camada orgânica foi lavada com salmoura, secada (NaSO4), concentrada e purificada por meio de coluna (DCM:MeOH/100:1) dando 300 mg de composto objetivado. Etapa 7
[00179] O produto da etapa 6 (0,600 g, 1,06 mmol) foi agitado em MeOH/HCl (15 mL) durante 1 hora à temperatura ambiente, e o solvente foi removido sob pressão reduzida. O composto foi secado sob alto vácuo dando 370 mg de composto desejado. RMN 1H (MeOD)δ: 9,39(s, 1H), 9,18-8,82(m, 2H), 8,39-8,38(m, 1H), 8,32-8,22(m, 1H), 8,21-8,10(m, 2H), 8,09-7,98(m, 2H), 7,86-7,72(m, 1H), 7,71-7,65(m, 1H), 4,87-4,84(t, J= 8,8Hz, 2H), 3,51- 3,34(m, 8H), 2,49-2,38(m, 4H). Etapa 8
[00180] O produto da etapa 7 (0,100 g, 0,191 mmol), ácido ciclobutanocarboxílico (0,018 mg, 0,183 mmol), HATU (0,116 g, 0,305 mmol) e DIPEA (0,059 g, 0,416 mmol) foram recolhidos em DMF (5 mL) e isto foi agitado de um dia para o outro à temperatura ambiente. O DMF foi removido sob pressão reduzida, e o resíduo foi extraído com DCM/água. A camada orgânica foi lavada com salmoura, secada (NaSO4) e concentrada. O resíduo foi purificado por meio de HPLC purificação dando 12 mg do produto final. RMN 1H (MeOD)δ: 8,91(s, 1H), 8,75(s, 1H), 8,41(s, 1H), 8,25(s,1H), 7,96-7,95(d, J = 5,2Hz, 4H), 7,73-7,67(d, J= 3,2Hz, 2H), 7,52-7,51(d, J = 3,2Hz, 1H), 4,54-4,82(t, J = 3,6Hz, 2H), 3,63-3,46(m, 4H), 2,48-2,46(t, J= 2Hz, 1H), 2,34-2,29(m, 6H), 2,18-2,10(m, 4H), 2,08-2,02(m, 4H). Exemplos 9-15
[00181] Compostos dos Exemplos 9-15 foram preparados de uma maneira similar ao Exemplo 8.
Exemplo 16 - Benzil(2S)-2-{[4-(4-{[(4-metilfenil)sulfonil]amino}-1H- benzimidazol-2-il)fenil]carbamoil }pirrolidina-1 -carboxilato
Etapa 1
[00182] A uma solução de ácido N-Boc-p-aminobenzóico (1,86 g, 7,84 mmol) em DMF, adicionou-se 3-nitrofenilenodiamina (1,0 g, 6,536 mmol), HOBt(0,875 g, 6,536 mmol) e EDCI (2,5 g, 9,804 mmol), e a reação foi agitada de um dia para o outro à temperatura ambiente. O excesso de solvente foi removido sob pressão reduzida, e o resíduo foi diluído com DCM. A camada orgânica foi lavada com salmoura, secada (NaSO4), filtrada, concentrada e purificada por meio de coluan para se obter 400 mg de composto. MS m/z: 273(M+1). Etapa 2
[00183] O composto da etapa 1 acima (0,600 g, 1,611 mmol) e KOAc (0,158 g, 1,609 mmol) foram recolhidos em HOAc (9,3 mL). A reação foi agitada a 120°C durante de um dia para o outro, resfriada à temperatura ambiente e despejada em gelo-água. A camada aquosa foi extraída com DCM. A camada orgânica foi lavada com salmoura, secada (NaSO4), filtrada e concentrada para se obter 120 mg do composto desejado. MS m/z: 255(M+1). RMN 1H (DMSO) δ: 11,44(s, 1H), 8,95-9,01(m, 2H), 8,81-8,83(d, J= 8,0Hz, 2H), 8,22-8,27(m, 1H), 8,22-8,27(m, 2H), 4,97(s, 2H). Etapa 3
[00184] A uma solução da anilina (0,200 g, 0,787 mmol) em DMF, adicionou-se N-Boc-prolina (0,186 g, 0,865 mmol), DIPEA (0,302 g, 2,361 mmol) e HATU (0,329 g, 0,865 mmol). A reação foi agitada de um dia para o outro. O excesso de solvente foi removido sob pressão reduzida, e o resíduo foi diluído com DCM. A camada orgânica foi lavada com salmoura, secada (NaSO4), filtrada, concentrada e purificada por meio de coluan para se obter 150 mg do [] desejado. MS m/z: 452(M+1). RMN 1H (MeOD)δ: 8,70-8,73(m, 2H), 8,40-8,42(d, J= 8Hz, 2H), 7,87-7,89(d, J= 8Hz, 1H), 7,50-7,53(m, 2H), 6,78-6,80(d, J= 8Hz, 1H), 3,83(s, 1H), 3,69-3,76(m, 2H), 3,56-3,60(m, 4H), 1,37-1,43(m, 9H). Etapa 4
[00185] A uma solução de composto da etapa 3 acima (0,200 g, 0,443 mmol), adicionou-se Pd/C (10 mg) sob argônio, e a reação foi agitada durante 2 horas em H2. O Pd/C foi filtrado e lavado com MeOH por várias vezes. O solvente foi evaporado para se obter 180 mg de composto desejado. MS m/z: 422(M+1). RMN 1H (MeOD)δ: 9,51(s, 1H), 7,95-8,20(m, 1H), 7,58-7,60(m, 1H), 7,19-7,48(m, 2H), 6,78-6,87(m, 2H), 6,38(s, 1H), 4,25-4,42(m, 1H), 3,34-3,67(m, 2H), 1,79-2,20(m, 4H), 1,17-1,41(m, 9H). Etapa 5
[00186] A uma solução do composto da etapa 4 acima (0,196 g, 0,465 mmol) em THF, adicionou-se TEA (0,070 g, 0,693 mmol) e cloreto de 4- metilbenzeno-1-sulfonila (0,088 g, 0,461 mmol) por gotejamento a 0°C. A reação foi agitada de um dia para o outro, e o solvente foi removido sob pressão reduzida. O resíduo foi diluído com DCM e lavado com salmoura. A camada orgânica foi secada (NaSO4), filtrada e concentrada. O resíduo foi purificado por meio de TLC preparativa dando 110 mg de composto desejado. MS m/z: 576(M+ 1). RMN 1H (MeOD)δ: 7,98-8,00(d, J= 8,0Hz, 2H), 7,78- 7,80(d, J= 8,0Hz, 2H), 7,66-7,68(d, J= 8,0Hz, 2H), 7,26-7,28(m, 11H), 7,19- 7,21(d, J= 8,0Hz, 2H), 7,07-7,09(m, 2H), 4,36-4,38(m, 1H), 3,55-3,58(m, 2H), 2,32-2,35(m, 4H), 1,89-2,11(m, 3H), 1,50(s, 9H). Etapa 6
[00187] O produto da etapa 5 acima (0,180 g, 0,312 mmol) foi agitado em MeOH/HCl (5,0 mL) durante 1 hora à temperatura ambiente. O solvente foi removido sob pressão reduzida e secado sob alto vácuo. Este foi usado diretamente sem qualquer purificação adicional. O resíduo foi recolhido em DMF, adicionou-se ácido benzóico (0,042 g, 0,344 mmol), DIPEA (0,320 g, 2,504 mmol) e HATU (0,143 g, 0,375 mmol). A reação foi agitada de um dia para o outro à temperatura ambiente. O excesso de solvente foi removido sob pressão reduzida, e o resíduo foi diluído com DCM. A camada orgânica foi lavada com salmoura, secada (NaSO4), filtrada, concentrada e purificada por meio de coluna dando 40 mg do composto final. MS m/z: 580(M+1). RMN 1H (MeOD)δ: 7,92-7,94(d, J= 8,8Hz, 2H), 7,23-7,68(m, 14H), 6,81-6,83(d, J= 10Hz, 1H), 5,21(s, 2H), 4,65-4,79(m, 1H), 3,52-3,89(m, 2H), 2,47-2,58(m, 1H), 2,43(s, 3H), 1,93-2,23(m, 3H). Exemplo 17 - (2S)-1-(3-fenilpropanoil)-N-{4-[5-({ [(2S)-1-(3- fenilpropanoil)pirrolidin-2-il]carbonil}amino)-1,3-benzoxazol-2- il] fenil} pirrolidina-2-carboxamida
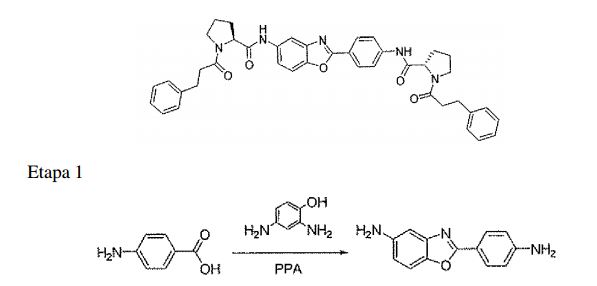
[00188] Ácido p-aminobenzóico (1,37 g, 10 mmol) e 2,4-diaminofenol (1,24 g, 10 mmol) foram combinados sob argônio e tratados com 12 mL de PPA. A solução resultante foi aquecida a 200°C durante 30 minutos. A solução preta foi despejada sobre gelo, e o sólido amarelo resultante foi recolhido (1,12 g). RMN 1H (DMSO)δ: 10,2-10,5(s, 2H), 8,10-8,20(m, 4H), 7,10-7,80(m, 3H). MS m/z: 226(M+1). Etapa 2
[00189] O produto da etapa 1 acima (0,100 g, 0,236 mmol), N-Boc- prolina (0,098 g, 0,355 mmol), HATU (0,135 g, 0,355 mmol), TEA (0,100 g, 0,944 mmol) foram recolhidos em DCM (10 mL) e agitado de um dia para o outro à temperatura ambiente. A reação foi diluída com DCM, e a camada orgânica foi lavada com água, salmoura, dried (NaSO4), concentrada e purificada por meio de TLC preparativa dando 100 mg de composto desejado. MS m/z: 620(M+1). Etapa 3
[00190] O produto da etapa 2 acima (0,100 g, 0,161 mmol) foi agitado em MeOH/HCl (3,0 mL) durante 1 hora à temperatura ambiente, e o solvente foi removido sob pressão reduzida. O composto foi secado sob alto vácuo dando 80 mg do composto desejado. MS m/z: 420(M+1). Etapa 4
[00191] Composto da etapa 3 (0,080 g, fenilpropanóico (0,086 g, 0,574 mmol), HATU DIPEA (0,146 g, 1,146 mmol) foram recolhidos em DMF (3 mL) e agitados de um dia para o outro à temperatura ambiente. O DMF foi removido sob pressão reduzida, e o resíduo foi extraído com DCM/água. A camada orgânica foi lavada com salmoura, secada (NaSO4) e concentrada. O resíduo foi purificado por meio de HPLC purificação dando 108 mg do alvo. RMN 1H (DMSO) δ: 10,2-10,5(s, 2H), 8,10-8,20(m, 3H), 7,10-7,80(m, 14H), 4,37- 4,55(m, 2H), 3,32-3,58(m, 4H), 2,67-2,85(m 7H)1,80 2,4(m, 9H). Exemplo 18 - (2S)-1-(3-fenilpropanoil)-N-{4-[5-({ [(2S)-1-(3- fenilpropanoil)pirrolidin-2-il]carbonil} amino)-1 -benzofuran-2- il}phenilipirrolidina-2-carboxamida
Etapa 1
[00192] A uma solução de 5-nitrosalicilaldeído (1,0 g, 5,90 mmol) em 1,4-dioxano (10 mL), adicionou-se brometo de p-nitrobenzila (1,33 g, 6,15 mmol) e DIPEA (1,25 g, 9,70 mmol), e a reação foi refluxada a 100°C durante 2 horas. A reação foi resfriada, e os sólidos foram filtrados, lavados com EtOH e secados com alto vácuo dando o composto desejado. MS m/z: 303(M+ 1). Etapa 2
[00193] A uma solução do composto-alvo da etapa 1 (1,5 g, 4,96 mmol) em 1,4-dioxano (5 mL), adicionou-se DBU (0,9 g, 6,45 mmol). A reação foi aquecida a 100°C durante 3 horas, depois resfriada à temperatura ambiente, e o sólido resultante foi removido por filtração e suficientemente lavado com EtOH dando 927 mg do composto desejado. RMN 1H (MeOD)δ: 8,66(s, 1H), 8,37-8,39(d, J= 8,0Hz, 2H) 8,30-8,32(d, J= 8,0Hz, 1H), 8,18- 8,21(d, J= 12Hz, 2H), 7,78-7,80(d, J= 8,0Hz, 1H), 7,70(s, 1H). Etapa 3
[00194] A uma solução do produto da etapa 2 acima (0,050 g, 0,176 mmol) em 1,4-dioxano (1,8 mL), adicionou-se água (1,8 mL), Fe (0,054 g) e HCl (1,1 μL). A reação foi aquecida a 110°C durante 3 horas. Depois, o sólido foi filtrado, e a camada orgânica foi concentrada dando 40 mg do composto desejado. RMN 1H (MeOD)δ: 8,01-8,05(m, 2H), 7,90-7,96(m, 1H), 7,79(s, 1H), 7,46-7,51(m, 1H), 7,34(s, 1H), 7,17-7,21(m, 2H). MS m/z: 225(M+1). Etapa 4
[00195] A uma solução do produto da etapa 3 acima (0,020 g, 0,089 mmol) em DCM (10 mL) adicionou-se N-Boc-prolina (0,042 g, 0,196 mmol) e DIPEA (0,035 g, 0,267 mmol). A reação foi agitada à temperatura ambiente durante 5 minutos e então adicionou-se HATU (0,101 g, 0,267 mmol). A reação foi agitada de um dia para o outro e despejada em salmoura e extraída com EtOAc. A camada orgânica foi secada (Na2SO4), filtrada e concentrada dando 30 mg do composto desejado. MS m/z: 619(M+1). Etapa 5
[00196] O produto da etapa 4 (0,70 g, 1,13 mmol) foi agitado em MeOH/HCl (20 mL) durante 1 hora. O solvente foi removido sob alto vácuo dando o composto de prolina desejado, que foi usado diretamente na etapa seguinte sem purificação adicional. Ácido 3-fenilpropanóico (0,428 g, 2,85 mmol) foram recolhidos em DCM (30 mL) foi reagido com o composto de prolina (0,500 g, 0,96 mmol) e DIPEA (0,9 g, 7,1 mmol). A reação foi agitada à temperatura ambiente durante 5 minutos, e então adicionou-se HATU (1,0 g, 2,85 mmol). A reação foi agitada de um dia para o outro e despejada em salmoura e extraída com EtOAc. A camada orgânica foi secada (Na2SO4), concentrada e purificada por meio de HPLC dando 30 mg do composto desejado. RMN 1H(CDCl3)δ: 9,85-9,87(d, J= 8,0Hz, 2H), 7,86(s, 1H), 7,42- 7,44(d, J= 8,8Hz, 2H), 7,46-7,48(d, J= 8,8Hz, 2H), 7,03-7,31(m, 9H), 6,90- 6,99(d, J= 3,6Hz, 1H), 6,58(s, 1H), 4,71-4,82(m, 2H), 3,62-3,71(m, 2H), 3,43- 3,50(m, 2H), 2,95-3,05(m, 4H), 2,63-2,88(m, 4H), 2,21-2,43(m, 4H), 1,87- 2,14(m, 4H). MS m/z: 683(M+1). Exemplo 19 - N-{2-[4-(acetilamino)fenil]-1-benzofuran-5-il}-1-{(2R)-2-[(ter- butoxicarbonil)amino]-2-fenilacetil}-L-prolinamida
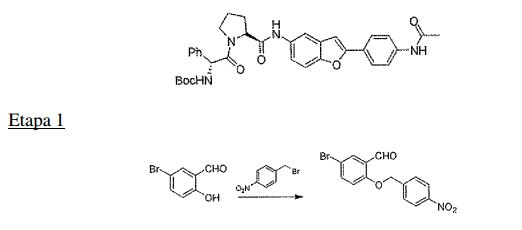
[00197] Adicionou-se K2CO3 (68 g, 0,497 mol) a uma solução de bromossalicilaldeído (50 g, 0,248 mol) em DMF (300 ml). A solução resultante foi agitada à temperatura ambiente durante 1 hora, então adicionou- se a isto composto de brometo de 4-nitrobenzila (54 g, 0,25 mol). A mistura de reação foi agitada durante 30 minutos, filtrada, e o filtrado foi despejado em água e extraído com EtOAc (3x). As camadas orgânicas combiandas foram secadas e concentradas. O produto foi recristalizado de dioxano dando um sólido branco (50 g). RMN 1H(CDCl3)δ: 10,43(s,1H), 8,24(d, J= 4H), 7,51-7,58(m, 2H), 7,37-7,42(m, 4H), 7,31-7,36(m, 6H), 5,52(s, 1H), 4,57(s, 2H), 3,90(s, 2H), 3,34(s, 2H), 2,06-2,15(m, 6H), 1,86-1,88(m, 1H), 1,41(d, 18H). Etapa 2
[00198] Adicionou-se DBU (9 ml, 61,58 mmol) a uma solução do produto da etapa 1 (10 g, 29,85 mmol) em dioxano (70 ml). A solução resultante foi aquecida em refluxo durante 1 hora, resfriada e filtrada. A torta de filtração foi lavada com EtOAc e secada ao ar dando um sólido amarelo (6,5 g). Etapa 3
[00199] Adicionou-se PtBu3 (1,93 ml, 0,32 mmol) a uma solução do produto da etapa 2 (2 g, 6,3 mmol) e Pd2(dba)3 (0,29 g, 0,32 mmol) em THF (100 ml) sob N2. Em seguida adicionou-se uma solução de LiHMDS (18,9 ml, 18,9 mmol) por gotejamento. A solução resultante foi aquecida em refluxo durante 3 horas e então resfriada à temperatura ambiente. A mistura de reação foi ajustada em pH = 1 usando HCl 1M, então agitada durante 0,5 hora. A mistura de reação foi basificada em pH = 8-9 usando NaHCO3 aq. saturado, e extraídas com EtOAc (3x). As camadas orgânicas combinadas foram secadas e concentradas. O resíduo foi recristalizado de MeOH dando o produto como sólido castanho. Etapa 4
[00200] Uma mistura do produto da etapa 3 (500 mg, 2 mmol), R-Boc- Phg-L-Pro-OH (660 mg, 2,16 mmol), NMM (400 mg, 4 mmol) e DMF (30 ml) foi agitada à temperatura ambiente durante 30 minutos, depois adicionou- se a isto HATU (1,13 g, 3 mmol). A mistura resultante foi agitada à temperatura ambiente de um dia para o outro. A mistura de reação foi diluída com água e filtrada. A torta foi lavada com água e secada; o sólido foi usado na etapa seguinte sem purificação. Etapa 5
[00201] O produto da etapa 4 (0,4 g, 1,3 mmol) em THF (10 ml) foi hidrogenado usando Ni Raney (0,2 mg) como o catalisador. Após ser agirado sob atmosfera de H2 à temperatura ambiente de um dia para o outro, a calda de reação foi filtrada através de CELITE, e o filtrado foi concentrado sob pressão reduzida dando 0,33 g do composto desejado. Etapa 6
[00202] Adicionou-se Ac2O (18 mg, 0,18 mmol) a uma solução da anilina da etapa 5 (50 mg, 0,09 mmol) em THF (2 ml) à temperatura ambiente. A solução resultante foi agitada à temperatura ambiente de um dia para o outro, concentrada, e o resíduo foi purificado por meio de RPLC dando o produto desejado. RMN 1H(acetona-d6)δ: 7,95(s, 1 H,NH), 7,65-7,74(m, 7H, ArH), 7,40 -7,43(m, 3H, ArH), 7,30 -7,34(m, 2H, ArH), 7,01(s, 1H, ArH), 5,64(s, 1H, CH), 4,56-4,59(m, 1H, CH), 3,93-3,99(m, 1H, CH2), 3,27- 3,42(m, 2H, CH2), 3,02-3,17(m, 3H, CH2), 1,98(s, 3H, CH3), 1,98-1,95(m, 4H, CH2), 1,22(t, J = 7,2 Hz, 6H, CH3). Exemplos 20-36
[00203] Compostos dos Exemplos 20-36 foram preparados de uma maneira similar ao descrito no Exemplo 18 ou Exemplo 19. Exemplo Estrutura MW Nome
Exemplo 37 - (2S)-1-(fenilacetil)-N-{4-[6-({[(2S)-1-(fenilacetil)pirrolidin-2- il]carbonil}amino)imidazo[1,2-a]pirimidin-2-il]fenil }pirrolidina-2- carboxamida
[00204] Uma suspensão de pirimidina (280 mg, 2 mmol), Pd/C (15 mg, 0,1 mmol) em 40 mL de EtOH foi hidrogenada sob 30 psi [207 kPa] durante 1 hora. A mistura foi então filtrada, e o filtrado foi então concentrado dando o produto (200 mg). O resíduo foi dissolvido em 20 ml de THF e adicionou-se CbzCl (375 mg, 2,19 mmol) e piridina (1 ml). A mistura foi agitada à temperatura ambiente durante 1 hora, então a mistura foi concentrada em vácuo, e o resíduo foi extraído com EtOAc (2x), lavada com H2O (30 mL) e salmoura (30 mL), secada sobre NaSO4 anidro, concentrada em vácuo dando o composto desejado como pó branco (330 mg). MS(ESI) m/e (M+H+): 245. Etapa 2 ^’^[ ~2 + jf j 1) acetona, refluxo θr 2) HBr, metanol, refluxo '"'fj
[00205] Uma solução do produto da etapa 1 acima (244 mg, 1,00 mmol) e 2-bromo-1-(4-nitrofenil)etanona (244 mg, 1 mmol) em 40 mL de acetona foi aquecida em refluxo e agitada durante 6 horas. Em seguida, a mistura foi resfriada à temperatura ambiente e filtrada, e o filtrado foi então dissolvido em 30 ml de MeOH, e adicionou-se 0,5 ml de HBr, a mistura foi aquecida em refluxo durante mais 3 horas; após isto, a mistura foi concentrada em vácuo dando o produto como um pó amarelo claro (120 mg). MS(ESI) m/e (M+H+): 390. Etapa 3
[00206] Ao produto da etapa 2 acima (50 mg, 0,128 mmol) dissolvido em 10 mL CH3OH adicionou-se SnCl2 (144 mg, 0,64 mmol). A mistura de reação foi agitada à temperatura ambiente durante 30 minutos e então aquecida em refluxo durante 3 horas. O MeOH foi removido em vácuo, e o resíduo foi purificado(DCM/MeOH =50:1) dando o composto desejado (35mg). MS(ESI) m/e (M+H+): 360. Etapa 4
[00207] O composto da etapa 3 (35 mg, 0,1 mmol) foi dissolvido em 5 ml de HOAc, então adicionou-se HBr (1,5 ml). A mistura de reação foi aquecida em refluxo e agitada durante 6 horas, resfriada e concentrada. O resíduo foi extraído com EtOAc (2x), lavado com NaHCO3 aq. e água (30 mL) e salmoura(30 mL), secado sobre NaSO4 anidro. Concentração deu o composto desejado como um sólido castanho (16mg). MS(ESI) m/e (M+HH): 226. Etapa 5
[00208] Uma mistura do produto de diamina da etapa 4 acima (16 mg, 0,071 mmol), N-fenilacetil-L-prolina (40 mg, 0,170 mmol), DIPEA (36,9 mg, 0,02 mmol) em CH3CN (5 mL) foi agitada à temperatura ambiente durante 10 minutos, então adicionou-se HATU (54 mg, 0,142 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro, então a mistura foi concentrada, e o resíduo foi purificado dando composto (15 mg). MS(ESI) m/e (M+H+): 657. RMN 1H (MeOD)δ: 9,45(s, 1H), 8,31(s, 1H), 8,05(s, 1H), 7,61~7,48(m, 4H), 7,34~7,21(m, 10H), 4,60~4,52(m, 2H), 3,83~3,69(m, 8H), 2,24~1,97(m, 8H). Exemplo 38 - (2S)-1-(fenilacetil)-N-{4-[6-({[(2S)-1-(fenilacetil)pirrolidin-2- il]carboniliamino)imidazo[1,2-a]piridin-2-il]fenil]pirrolidina-2-carboxamida
[00209] A mistura contendo 2-amino-5-nitropiridina (1,39 g, 10 mmol) e p-nitro-alfa-bromoacetofenona (2,42g, 10 mmol) em 100 mL de acetona foi aquecida em refluxo durante 12 horas. O sólido foi recolhido por meio de filtração e então dissolvido em 20 mL de MeOH e tratado com uma quantidade em traços de HBr. A mistura foi agitada em refluxo durante 1 hora, resfriada e o sólido foi recolhido por meio de filtração dando o desejado (1,4 g). MS(m/z): 285(M+H)+. Etapa 2
[00210] A uma suspensão do produto da etapa 1 acima (0,7 g, 2,5 mmol) em MeOH (50 mL) adicionou-se 0,1 g de Pd/C (20 %), e a suspensão foi agitada sob 25 psi [172,5 kPa]) de H2 à temperatura ambiente. Após filtração, o filtrado foi concentrado em vácuo dando o composto desejado. MS(m/z): 225(M+H)+. Etapa 3
[00211] Uma mistura da diamina da etapa 2 acima (225 mg, 1 mmol), N-fenilacetilprolina (1 mmol), DIPEA (5 mmol) e HATU (380 mg, 1 mmol) em 10 mL de MeCN foi stiirred à temperatura ambiente durante 1 hora. A mistura de reação foi concentrada, e o resíduo foi purificado por meio de cromatografia de coluna dando o composto desejado. RMN 1H (MeOD)δ: 9,3(s, 1H), 8,2(s, 1H), 7,5-7,1(m, 16H), 4,6(m, 1H), 4,5(m, 1H), 3,8(m, 8H), 2,3-1,8(m, 8H). Exemplo 39 - (2S,2'S)-N,N'-1H, 1tH-2,2,-biiundole-5,5,-diilbis[1- (fenilacetil)pirrolidina-2-carboxamida)
[00212] A uma suspensão da lactama (10,0 g, 56 mmol) em 200 ml de 1,2-dicloroetano, adicionou-se POBr3 (15,3g, 53,2 mmol) à temperatura ambiente. A mistura resultante foi aquecida em temperatura de refluxo em um banho de óleo a 90°C durante 0,5 hora (a reação formou uma quantidade copiosa de precipitado, e um banho de óleo foi preferido em detrimento de uma camisa de aquecimento, porque proporciona aquecimento delicado e evitou um escurecimento do precipitado). A reação foi resfriada imediatamente abaixo da temperatura de refluxo, e adicionou-se imidazol (4,57 g, 62 mmol) de uma só vez. A suspensão borrachenta resultante foi aquecida em temperatura de refluxo em um banho de óleo durante mais 2 horas. A reação foi resfriada à temperatura ambiente, e adicionou-se 100 mL de gelo-água. Adicionou-se NaHCO3 sólido (ca. de 50 g) à mistura até não haver mais evolução de gás. A suspensão foi extraída com DCM (4x), e os extratos de DCM combinados foram lavados com 300 mL de salmoura. Os extratos de DCM foram filtrados através de sílica-gel e concentrados à secura dando um produto bruto. O produto bruto foi recristalizado de clorofórmio dando 5,41 g do composto desejado como um sólido branco. O filtrado foi concentrado à secura, e o resíduo foi purificado por meio de cromatografia de coluna de flash (30 % de EtO Ac/Hex) dando mais 2,6 g de produto desejado. MS(ESI) m/e (M+H+): 242. Etapa 2
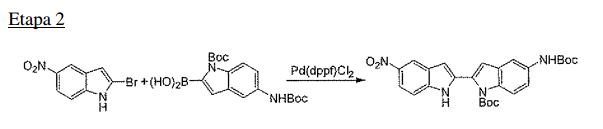
[00213] Uma mistura de composto da etapa 1 acima (602,6 mg, 2,5 mmol), o ácido indol borônico (1,034 g, 2,75 mmol), Pd(dppf)Cl2 (183 mg, 0,25 mmol), Na2CO3 (530 mg, 5,0 mmol) em 5 mL de dioxano-H2O (5:1) foi aquecida em refluxo sob atmosfera de n2 de um dia para o outro. Quando a reação se completou, a mistura foi despejada em água e extraída com DCM. A fase orgânica foi secada sobre Na2SO4, concentrada, e o resíduo foi purificado dando composto [como] o produto desejado. MS(ESI) m/e (M+H+): 493. Etapa 3
[00214] O produto da etapa 2 (600 mg, 1,3 mmol) foi adicionado em HCl (30 ml, 3M em MeOH). Em seguida, a mistura foi agitada à temperatura ambiente durante 2-3 horas. Quando a reação se completou, a mistura foi concentrada dando o produto bruto (400 mg). MS(ESI) m/e (M+H+): 293. Etapa 4
[00215] O produto da etapa 3 (400 mg, 1,36 mmol) foi dissolvido em EtOAc e tratado com Pd/C (100 mg, 20 %). Então a mistura foi agitada à temperatura ambiente de um dia para o outro sob atmosfera de H2. Quando a reação estava completa, o Pd/C foi removido por filtração, e a solução resultante foi concentrada dando o produto bruto (300 mg). MS(ESI) m/e (M+H+): 263. Etapa 5
[00216] Uma solução contendo (131 mg, 0,5 mmol) do produto da etapa 4, RCOOH (256,608 mg, 1,1 mmol), DIPEA (390 mg, 1,5 mmol) em CH3CN (2 mL) foi agitada à temperatura ambiente durante 5 minutos, então adicionou-se HATU (418 mg, 1,1 mmol) na mistura. A mistura foi agitada à temperatura ambiente de um dia para o outro. Quando a reação se completou, a mistura foi concentrada, e o resíduo foi purificado dando o produto desejado. RMN 1H (MeOD)δ: 7,15-7,75(m, 18H), 4,51-4,59(m, 2H), 3,56- 3,80(m, 10H), 2,37(s, 3H), 1,97-2,30(m, 8H). MS(ESI) m/e (M+H+): 693. Exemplo 40 - di-t-butil(1H, 1'H-2,2'-biindol-5,5'- diilbis{carbamoil(2S)pirrolidina-2,1-diil(1R)-2-oxo-1-feniletano-2,1- diil] })biscarbamato
[00217] Este composto foi preparado usando o método similar ao Exemplo 39, etapa 5 usando N-Boc-R-Phg-L-Pro-OH. RMN 1H (MeOD)δ: 6,78-7,78(m, 18H), 5,49(m, 2H), 4,55-4,58(m, 2H), 3,94-3,97(m, 3H), 2,37(s, 3H), 1,87-2,14(m, 8H), 1,40(s, 18H). MS(ESI) m/e (M+H+):924. Exemplo 41 - {(1R)-2-oxo-1-fenil-2-[(2S)-2-({2-[4-({[(2S)—1- (fenilacetil)pirrolidin-2-il]carbonil} amino)fenil] -1 H-indol-5- il}carbamoil)pirrolidin1-il]etil]carbamato de t-butila
[00218] A uma solução de 4-bromofenil-hidrazina (2,5 g, 13,4 mmol) em ácido acético (19,5 mL) e EtOH (14,5 mL), adicionou-se 4- nitroacetofenona (1,66 g, 10,0 mmol). A reação foi refluxada durante 5 horas, e adicionou-se água (35 mL). A mistura resultante foi agitada durante mais 1 hora, e o sólido resultante foi filtrado, lavado com água dando 3,1 g do composto desejado. RMN 1H (MeOD)δ: 8,21-8,23(d, J= 8,0Hz, 2H), 8,01- 8,03(d, J= 8,0Hz, 2H), 7,34-7,36(d, J= 8,0Hz, 2H), 7,20-7,22(d, J= 8,0Hz, 2H), 2,03(s, 3H). Etapa 2
[00219] O produto da etapa 1 acima (2,0 g, 6,0 mmol) foi adicionado em PPA (20 mL), e a mistura foi agitada a 80°C durante 1 hora antes de ser resfriad oem banho de gelo, diluído com água/EtOAc (60/20 mL) e agitado durante mais 1 hora. A mistura foi extraída com ElOAc e lavada dando o objetivo. RMN 1H (MeOD)δ: 8,28-8,30(d, J= 8,0Hz, 2H), 7,97-7,99(d, J = 8,0Hz, 2H), 7,72(s, 1H), 7,33-7,35(d, J= 8,0Hz, 1H), 7,24-7,26(d, J= 8,0Hz, 1H), 7,02(s, 1H). Etapa 3
[00220] Um frasco de fundo redondo, resfriado com argônio, secado em estufa foi carregado com o indol da etapa 2 (2,0 g, 6,31 mmol) e 0,05 equivalentes de Pd2(dba)3 em THF (100 mL). Uma solução de tri-t-butil fosfino (10 % em peso) em hexano (1,93 mL, 0,63 mmol) foi adicionada, seguida de hexametildissilazano de lítio (1,0 M em THF) (18,9 mL, 18,9 mmol). A solução escura foi aquecida em refluxo de um dia para o outro depois resfriada à temperatura ambiente. Esta mistura foi despejada em HCl 1,0 M aq. resfriado com gelo (70 mL) e agitada vigorosamente. Adicionou-se hexano, e continou-se agitando durante 30 minutos. O precipitado foi filtrado, lavado com 20 mL de água fria e então 20 mL de solução de THF:Hexanos (5:95). O precipitado foi lavado com 200 mL de MeOH, e o filtrado foi concentrado dando 1,5 g do composto desejado. MS m/z: 254(M+1). Etapa 4
[00221] A uma solução do produto da etapa 3 acima (1 g, 3,9 mmol) em acetonitrilo (20 mL) adicionou-se R-N-Boc-Phg-S-Pro-OH (1,4 g, 3,9 mmol), HATU (3 g, 7,8 mmol) e DIPEA (1 g, 7,8 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro. O solvente foi destilado, e o resíduo foi dissolvido em EtOAc e lavado com água. A camada orgânica foi secada e concentrada em vácuo, e o resíduo foi purificado por meio de cromatografia de coluna dando o composto desejado(1,8 g). MS(ESI) m/e (M+H+): 584. Etapa 5
[00222] A uma solução de composto da etapa 4 (300 mg, 0,51 mmol) em MeOH (10 mL) adicionou-se Pd/C (50 mg, 0,28 mmol). A mistura foi agitada sob atmosfera de H2 à temperatura ambiente durante 1 hora. O catalisador foi removido por filtração, e o filtrado foi concentrado em vácuo dando o composto desejado (230 mg) como um óleo amarelo, que foi usada diretamente na etapa seguinte. MS(ESI) m/e (M+H)+: 554. Etapa 6
[00223] A uma solução do composto da etapa 5 (100 mg, 0,18 mmol) em acetonitrilo (3 mL) adicionou-se composto N-fenilacetil-L-prolina (42 mg, 0,18 mmol), HATU (140 mg, 0,36 mmol) e DlPEA (46 mg, 0,36 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro então concentrada, e o resíduo foi purificado por meio de RPLC dando (60 mg). RMN 1H(CDCl3)δ: 9,62 (s, 1H), 9,08(s, 1H), 7,84(s, 1H), 7,45-7,09(m, 15H), 6,52(s, 1H), 5,67(s, 1H), 5,49(m, 1H), 4,72-4,51(m, 2H), 3,82-3,48(m, 5H), 3,20(m, 1H), 2,15-1,72(m, 8H), 1,43(s, 9H). MS(ESI) m/e (M+H+): 769. Exemplo 42 - (2S)-1-(fenilacetil)-N-{2-[5-({[(2S)-1-(fenilacetil)pirrolidin-2- il]carbonil}amino)-1H-indol-2-il }pirimidin-5-il }pirrolidina-2-carboxamida
[00224] Uma mistura de 5-nitroindol (5 g, 30,9 mnol), Fe (8,6 g, 154 mmol), NH4Cl (16,5 g, 309 mmol), EtOH (80 mL) e água (20 mL) foi refluxada sob proteção de N2 durante 2 horas. A mistura foi resfriada à temperatura ambiente e filtrada. O filtrado foi concentrado e dissolvido em água. A mistura foi basificada com Na2CO3 e extraída com CH2Cl2 duas vezes. As fases orgânicas combinadas foram combinadas, secadas sobre Na2SO4 e filtradas. O filtrado foi concentrado dando o produto (3,6 g). MS(ESI) m/e (M+H+): 133. RMN 1H(DMSO)δ: 10,55(s, 1H), 7,12-7,06(m, 2H), 6,68(d, J=2,0 Hz, 1H), 6,48(dd, J=8,4 Hz, 2,0 Hz, 1H), 6,12(t, J=2,0 Hz, 1H), 4,39(s, 2H). Etapa 2
[00225] Uma mistura de 5-aminoindol (20 g, 76 mmol), DMAP (9,2 g, 38 mmol) THF (250 mL) e CH3CN (100 mL) foi resfriada a 0°C[.] Adicionou-se lentamente Boc2O (132 g, 304 mmol) à mistura. A mistura de reação foi deixada aquecer à temperatura ambiente e agitada durante o fim de semana. A mistura foi despejada em água e extraída com CH2Cl2 três vezes. A fase orgânica foi combinada, secada sobre Na2SO4 e filtrada. O filtrado foi concentrado, dissolvido em CH2Cl2 e despejado em PE e filtrado. O sólido foi purificado por meio de cromatografia de coluna (PE/EA=20/1) dando o produto (23 g). RMN 1H(CDCl3): δ 8,05(d, J=8,0 Hz, 1H), 7,56(d, J=3,2 Hz, 1H), 7,28(d, J=2,4 Hz, 1H), 7,03(dd, J=8,8 Hz, 1,6 Hz, 1H), 1,63(s, 9H), 1,36(s, 18H). Etapa 3
[00226] Uma mistura do produto da etapa 2 acima (5,0 g, 11,6 mmol), (JPrO)3B (17,5 mL, 92,8 mmol) e THF seco (100 mL) foi resfriada a 0°C de LDA (preparada de nBuLi e iPr2NH em THF, cerca de 116 mmol) foi adicionada lentamente à mistura a 0°C. A mistura foi deixada aquecer à temperatura ambiente e agitada durante 2 horas. A mistura foi extinta por meio da adição de HCl 1N a pH=3 e extraída com CH2Cl2 três vezes. As fases orgânicas combinadas foram combinadas, secadas sobre Na2SO4 e filtradas. O filtrado foi concentrado e purificado por meio de cromatografia de coluna (PE/CH2Cl2=1/1 a CH2Cl2 puro para CH2Cl2/acetona = 10/1 a acetona pura) dando o produto (2,8g). RMN 1H (DMSO) δ: 9,22(s, 1H), 8,10(s, 2H), 7,84(d, J=9,2 Hz, 1H), 7,65(s, 1H), 7,20(dd, J=9,2 Hz, 2,0 Hz, 1H), 6,48(d, 1H), 1,51(s, 9H), 1,41(s, 9H). Etapa 4
[00227] Uma mistura do composto de pirimidina (0,3 g, 2 mmol), pó de Fe (560 mg, 10 mmol), NH4Cl (1,07 g, 20 mmol), EtOH (8 mL) e água (2 mL) foi refluxada sob N2 de um dia para o outro. A mistura foi resfriada à temperatura ambiente e filtrada. O filtrado foi concentrado e dissolvido em água. A mistura foi basificada com Na2CO3 e extraída com CH2Cl2 duas vezes. As fases orgânicas combiandas foram secadas sobre Na2SO4 e filtradas. O filtrado foi concentrado dando o produto (120 mg). MS(ESI) m/e (M+H+): 130. RMN 1H (DMSO) δ: 7,99(s, 2H), 5,73(s, 2H). Etapa 5
[00228] Uma mistura da pirimidina da etapa 4 (100 mg, 0,77 mmol), ácido indol borônico da etapa 3 (290 mg, 0,77 mmol), Pd(dppf)Cl2 (56 mg, 0,077 mmol), Na2CO3 (244 mg, 2,3 mmol), THF (20 mL) e H2O (2 mL) foi refluxada sob N2 de um dia para o outro. A mistura foi despejada em água e extraída com CH2Cl2. A fase orgânica foi combinada, secada sobre Na2SO4 e filtrada. O filtrado foi purificado por meio de TLC prep. (CH2Cl2/MeOH=20/1) dando o produto. MS(ESI) m/e (M+H+): 426. Etapa 6
[00229] Uma mistura de composto da etapa 5 acima foi adicionada a uma solução de HCl em MeOH (4M) resfriada com banho de gelo. A mistura foi deixada aquecer à temperatura ambiente e agitada de um dia para o outro. A mistura foi concentrada, dissolvida em água, lavada com CH2Cl2 e concentrada. O resíduo foi usado diretamente na etapa seguinte sem purificação adicional. MS(ESI) m/e (M+H+): 226 Etapa 7
[00230] O produto da etapa 6 acima (0,22 mmol), N-fenilacetil-L- prolina (51 mg, 0,22 mmol), DIPEA (100 mg), e DMF (3 mL) recebeu adição de HATU (84 mg, 0,22 mmol), e a mistura foi agitada à temperatura ambiente de um dia para o outro. A mistura foi purificada por meio de RPLC dando o produto. MS(ESI) m/e (M+H+): 656. RMN 1H(CDCl3)δ: 10,42(s, 1H), 10,01(s, 1H), 9,77(s, 1H), 8,32(s, 1H), 7,34-7,27(m, 11H), 7,05-7,00(m, 2H), 6,58(d, 7=8,0 Hz, 1H), 4,63-4,53(m, 2H), 3,84-3,58(m, 8H), 2,30-1,94(m, 8H). Exemplos 43-87
[00231] Compostos dos Exemplos 43-87 foram preparados de uma maneira similar ao descrito no Exemplo 41 ou Exemplo 42.
Exemplo 88 - (2S,2'S)-N,N'-5,6,7,12-tetraidrobenzo[6,71ciclo-hepta[1,2- b] indol-3,9-diilbis[ 1 -(fenilacetil)pirrolidina-2-carboxamida]
[00232] A uma mistura de HNO3 (4 mL) e H2SO4 (2 mL) a 0°C adicionou-se lentamente o ácido carboxílico acima (2 g, 10,4 mmol). A mistura foi agitada sob 0°C durante 30 minutos. A solução resultante foi despejada em 20 mL de H2O a 0°C, e o precipitado foi filtrado dando composto (2 g) como um sólido amarelo. MS(ESI) m/e (M+H+): 238. Etapa 2
[00233] A uma mistura de HOAc (10 mL) e Ac2O (3 mL) adicionou-se o composto nitro da etapa 1 (1 g, 4,3 mmol) e Pd/C (100 mg 0,6 mmol). A mistura foi agitada sob H2 durante 6 horas. O catalisador foi filtrado, e o filtrado foi concentrado em vácuo dando o composto desejado (1 g) como um sólido castanho. MS(ESI) m/e (M+H+): 236. Etapa 3
[00234] O composto da etapa 2 acima (150 mg, 0,64 mmol) foi lentamente adicionado a PPA (6 mL) a 100°C. A mistura foi agitada durante 3 horas. Após resfriar, a solução resultante foi despejada em 40 mL de mistura de água e gelo e extraída com DCM. A camada orgânica foi concentrada dando o produto cíclico (70 mg) como um sólido castanho. MS(ESI) m/e (M+H+): 218. Etapa 4
[00235] A uma solução da cetona da etapa 3 (140 mg, 0,65 mmol) em 10 % de HOAc/EtOH (10 mL) adicionou-se 4-acetamidofenil-hidrazina (144 mg, 0,72 mmol). A mistura foi agitada em refluxo durante 4 horas. Após resfriar, a solução resultante foi concentrada em vácuo, lavada com água e extraída com EtOAc. A camada orgânica foi concentrada em vácuo dando o composto desejado (200 mg) como um sólido castanho. MS(ESI) m/e (M+H+): 348. Etapa 5
[00236] A uma solução do produto da etapa 4 acima (200 mg, 0,57 mmol) em EtOH (10 mL) adicionou-se HCl 6N (2 mL, 12 mmol). A mistura foi agitada em refluxo de um dia para o outro e resfriada, e a solução resultante foi concentrada, depois purificada por meio de cromatografia em sílica-gel (éter de petróleo/acetato de etila=5:1) dando o composto desejado (150 mg) como um sólido castanho. MS(ESI) m/e (M+H+): 264. Etapa 6
[00237] A uma solução da anilina da etapa 5 (40 mg, 0,15 mmol) em MeCN (5 mL) adicionou-se o análogo de prolina (70 mg, 0,3 mol), HATU (250 mg, 0,6 mmol) e DIPEA (80 mg, 0,6 mmol). A mistura foi agitada de um dia para o outro. A solução resultante foi purificada por meio de pre-HPLC dando o composto desejado (10 mg) como um sólido castanho. RMN 1H δ: 7,62-7,20(m, 16H), 4,58-4,54(m, 2H), 3,79-3,60(m, 6H), 2,95(m, 2H), 2,80(m, 2H), 2,26-1,94(m, 8H). MS(ESI) m/e (M+H+): 694. Exemplos 89-98
[00238] Compostos dos Exemplos 89-98 foram preparados de uma maneira similar ao descrito no Exemplo 88.
Exemplo 99 - {(1R)-2-[(2S)-2-(5-{4-[5-({[(2S)-1-{(2R)-2-[(t-butóxi carbonil)amino]-2-fenilacetil }pirrolidin-2-il]carbonil} amino)- 1H-indol-2- il]fenil}-1H-imidazol-2-il)pirrotidin-1-il]-2-oxo-1-feniletil}carbamato de t- butila
[00239] HATU (20 g, 52,3 mmol) foi adicionado a uma mistura heterogênea da amino cetona (12 g, 48,5 mmol) e L-Cbz-Pro (12,4 g, 50 mmol) em MeCN (156 mL). A mistura foi resfriada em um banho de gelo- água, e, imediatamente após, adicionou-se DIPEA (27 mL, 155 mmol) por gotejamento. Após a adição da base, o banho de resfriamento foi removido, e a mistura de reação foi agitada durante mais 50 minutos. O componente volátil foi removido, e adicionou-se água (125 mL) ao sólido bruto resultante, e isto foi agitado durante cerca de 1 hora. O sólido branco-sujo foi filtrado e lavado com quantidades copiosas de água, e secada em vácuo dando o composto desejado como um sólido branco (20,68 g). MS(ESI) m/e (M+H+): 446. Etapa 2
[00240] Uma mistura do produto da etapa 1 acima (12,8 g, 31,12 mmol) e NH4OAc (12,0 g, 155,7 mmol) em xilenos (155 mL) foi aquecida em um tubo selado a 160°C durante 2 horas. O componente volátil foi removido em vácuo, e o resíduo foi repartido cuidadosamente entre EtOAc e água, quando se adicionou suficiente solução saturada de NaHCO3 de modo a tornar o pH da fase aquosa ligeiramente básico após a agitação do sistema bifásico. As camadas foram separadas, e a camada aquosa foi extraída com mais EtOAc. A fase orgânica combinada foi lavada com salmoura, secada, filtrada, e concentrada em vácuo dando um sólido amarelo. MS(ESI) m/e (M+H+): 426. RMN 1H(CDCl3)δ: 7,31-7,52(m, 9H), 7,17(s, 1H), 5,12~5,20(m, 2H), 5,00~5,01(m, 1H), 3,50~3,52(m, 2H), 2,96~2,97(m, 1H), 1,97~2,17(m, 3H). Etapa 3
[00241] Uma mistura do produto da etapa 2 acima (327 mg, 0,77 mmol), ácido indol borônico do Exemplo 42 (290 mg, 0,77 mmol), Pd(dppf)Cl2(56 mg, 0,077 mmol), Na2CO3(244 mg, 2,3 mmol), THF (20 mL) e H2O (2 mL) foi refluxada sob N2 de um dia para o outro. A mistura foi despejada em água e extraída com CH2Cl2. A fase orgânica foi combinada, secada sobre Na2SO4 e filtrada dando o composto desejado, que foi usada diretamente na etapa seguinte. MS(ESI) m/e (M+H+): 678. Etapa 4
[00242] Uma solução do produto da etapa 3 em HCl/CH3OH (5 N) foi agitada durante 3 horas. A concentração em vácuo deu o produto bruto. MS(ESI) m/e (M+H-1): 478. Etapa 5
[00243] Esta reação foi realizada usando o procedimento de acoplamento convencional mediado com HATU descrito na etapa 1 entre Boc-L-Pro-OH e o produto da etapa 4 acima. MS(ESI) m/e (M+H+): 808. RMN 1H (MeOD)δ: 8,95(bs, 1H), 6,82 ~ 7,56(m, 17H), 6,50 ~ 6,62(m, 1H), 5,74(bs, 1H), 5,38 ~ 5,39(m, 1H), 4,91 ~ 5,08(m, 2H), 4,66(bs, 1H), 3,79(bs, 1H), 3,40 -3,54(m, 2H), 3,19(bs, 1H), 1,93 -2,25(m, 4H), 1,75 ~ 1,88(m, 4H), 1,35 -1,32(m, 9H). Etapa 6
[00244] A uma solução do produto da etapa 5 (220mg, 0,3 mmol) em 20 mL de AcOH adicionou-se 3 mL de HBr a 48 %. A solução foi aquecida a 80°C durante 6 horas. Os voláteis foram removidos em vácuo, e o resíduo foi dissolvido em DCM/i-PrOH (3:1), lavados com Na2CO3 satuurado e salmoura, secados e concentrados em vácuo dando um sólido, que foi usado na etapa seguinte diretamente. MS(ESI) m/e (M+H+): 441. Etapa 7
[00245] Uma solução resfriada contendo HATU (0,6 mmol), a diamina da etapa 6 acima (132 mg, 0,3 mmol) e R-Boc-Pro (129 mg, 0,6 mmol) em MeCN (3 mL), foi tratada com DIPEA (2,4 mmol), foi adicionada por gotejamento ao longo de 13 minutos. Após o completamento da adição da base, o banho de resfriamento foi removido, e a mistura de reação foi agitada durante mais 30 minutos. O componente volátil foi removido em vácuo; adicionou-se água ao sólido bruto resultante e isto foi agitado durante cerca de 1 hora. O sólido branco-sujo foi filtrado, lavado com água, e secado em vácuo dando o composto desejado como um sólido branco. MS(ESI) m/e (M+H+): 908. RMN 1H (MeOD)δ: 7,66 ~ 7,84(m, 6H), 7,28 ~ 7,40(m, 12H), 6,80(s, 1H), 5,40 ~ 5,45(m, 2H), 5,18 -5,20(m, 1H), 3,70 ~ 4,02(m, 4H), 1,80 ~ 2,12(m, 8H), 1,35 ~ 1,37(m, 18H). Exemplos 100-116
[00246] Compostos dos Exemplos de 100 a 116 foram preparados de uma maneira similar ao descrito no Exemplo 99.
Exemplo 117 - [(1R)-2-oxo-1-fenil-2-{(2S)-2-[3-(4-{5-[({(2S)-1-[(2R)-2- fenil-2- {[ (propan-2-ilóxi)carbony] amino} acetil]pirrolidin-2- il}carbonil)amino]-1H-indol-2-il}fenil)-1H-pirazol-5-il }pirrolidin-1- il]etil]carbamato de propan-2-ila
[00247] Uma solução de 4-bromofenilacetileno (5,0 g, 27,6 mmol) em THF (100 mL) a 0°C foi tratada [com] uma solução de EtMgBr (3M em THF, 9,84 mL, 29,5 mmol). Após 10 minutos, o banho de resfriamento foi removido, e a mistura foi deixada agitando à temperatura ambiente durante 3 horas. A mistura de reação foi então resfriada a 0°C e adicionada à amida Weinreb de Z-prolina (6,10 g, 20,9 mmol) em THF (50 mL). A mistura de reação foi aquecida à temperatura ambiente durante 48 horas. A mistura de reação foi extinta com NH4Cl saturado e diluída com ElOAc/H2O. A fase aquosa foi re-extraída com EtOAc (2x), e as camadas orgânicas combinadas foram lavadas (H2O, salmoura), secadas (Na2SO4), e filtradas. O solvente foi removido, e o resíduo foi purificado por sílica-gel (PE: EA=10:1-4:1) dando o produto (7,0 g) como um sólido de cor creme. RMN 1H(CDCl3)δ: 7,37 ~ 7,47(m, 2H), 7,10 ~ 7,30(m, 7 H), 4,98 -5,32(m, 2H), 4,32 ~ 4,47(m, 1H), 3,45 ~ 3,61(m, 2H), 2,15 ~ 2,27(m, 1H), 2,03 -2,12(m, 1H), 1,76 ~ 193(m, 2H). MS(ESI) m/e (M+H+): 413. Etapa 2
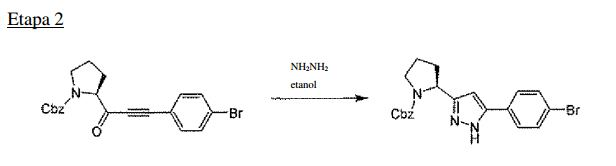
[00248] Uma mistura do produto da etapa 1 (7,0 g, 17 mmol) e hidrato de hidrazina (85 %, 1,6 mL) em EtOH (50 mL) foi aquecida a 80°C durante 16 horas. A mistura de reação foi resfriada e concentrada dando o produto desejado (6,7 g). MS(ESI) m/e (M+H+): 426. Etapa 3
[00249] Uma mistura do produto da etapa 2 acima (0,77 mmol), ácido indol borônico do Exemplo 42 (290 mg, 0,77 mmol), Pd(dppf)Cl2 (56 mg, 0,077 mmol), Na2CO3 (244 mg, 2,3 mmol), THF (20 mL) e H2O (2 mL) foi refluxada sob N2 de um dia para o outro. A mistura foi despejada em água e extraída com CH2Cl2, secada sobre Na2SO4 e filtrada dando o composto desejado, que foi usado diretamente na etapa seguinte. MS(ESI) m/e (M+H+): 678. Etapa 4
[00250] Uma solução do produto da etapa 3 acima (339 mg, 0,5 mmol) foi dissolvida em 3 mL de DCM e resfriada a 0°C. Após a adição de 3 mL de TFA, a mistura de reação foi aquecida à temperatura ambiente e agitada durante 3 horas. A remoção do solvente deixou o produto desejado como um óleo que foi usado diretamente na reação seguinte. MS(ESI) m/e (MK-H+): 378. Etapa 5
[00251] Uma solução contendo PyBOP (0,3 mmol), a amina da etapa 4 acima (132 mg, 0,3 mmol) e N-Boc-L-Pro-OH (62 mg, 0,3 mmol) em DMF (2 mL) foi tratada com N-metilmorfolina (1,2 mmol). A mistura de reação foi agitada durante 3 horas, diluída com EtOAc e lavada com água (5x). A fase orgânica foi secada e concentrada, depois cromatografada por meio de RPLC dando o composto desejado. MS(ESI) m/e (M+H+): 675.
[00252] O produto da etapa 5 (100 mg, 0,15 mmol) foi dissolvido em MeOH e tratado com 20 mg de 20 % de Pd(OH)2, depois hidrogenado a 45 psi [310,5 kPa] durante 4 horas. O catalisador foi removido por meio de filtração através de CELITE, e o filtrado foi evaporado deixando o produto desejado. MS (ESI) m/e (M+H+): 541. Etapa 7
[00253] Uma solução do produto da etapa 6 acima foi dissolvida em 2 mL de DCM e 2 mL de TFA. A mistura de reação foi agitada durante 3 horas antes que o solvente fosse evaporado dando o produto desejado como um óleo, que foi usado diretamente na reação seguinte. MS(ESI) m/e (M+H+): 441. Etapa 8
[00254] Uma solução contendo PyBOP (0,6 mmol), a diamina da etapa 7 acima (132 mg, 0,3 mmol) e R-i-Proc-Phg-OH (125 mg, 0,6 mmol) em DMF (5 mL) foi tratada com N-metilmorfolina (2,4 mmol). A mistura de reação foi agitada durante 3 horas, diluída com 20 mL de EtOAc e lavada com água (5x). A fase orgânica foi secada e concentrada, depois cromatografada por meio de RPLC dando o composto desejado. RMN 1H (MeOD)δ: 7,70 ~ 7,80(m, 4H), 7,05 ~ 7,55(m, 14H), 6,80 ~ 7,00(m, 1H), 5,10 ~ 5,50(m, 3H), 4,40 ~ 4,65(m, 2H), 3,25 ~ 4,00(m, 4H), 1,70 ~ 2,40(m, 9H), 1,05 ~ 1,20(m, 12H). MS(ESI) m/e (M+H+): 880. Exemplo 118 - [(1R)-2-oxo-1-fenil-2-{(2S)-2-[5-(4-{5-[({(2S)-1-[(2R)-2- fenil-2-{[(propan-2-ilóxi)carbonil]amino}acetil]pirrolidin-2-
[00255] Cloroformiato de etila (12 mL, 125 mmol) em 180 mL de THF foi adicionado por gotejamento a uma solução resfriada (-5°C) do composto Z-Pro-OH (13,8 g, 55,5 mmol), TEA (7,71 mL, 55,5 mmol). A calda resultante foi agitada durante 20 minutos a -5°C antes de adicionar NH4OH saturado (15 mL). A solução foi agitada à temperatura ambiente durante 18 horas, voláteis foram removidos, e o resíduo foi recolhido em EtOAc (180 mL). O precipitado brando não-dissolvido foi removido por filtração e enxaguado com EtOAc (100 mL). As camadas orgânicas foram secadas sobre Na2SO4 e concentradas em vácuo dando o produto desejado (13,5 g) como sólido amorfo branco-sujo. MS(ESI) m/e (M+H+): 249. Etapa 2
[00256] Reagente de Lawesson (16,1 g, 39,9 mmol) foi adicionado a uma calda agitada da amida (18 g, 72,6 mmol) em PhMe (200 mL) à temperatura ambiente. A mistura de reação foi aquecida a 100°C durante 3 horas antes de se remover o solvente. O resíduo foi purificado por meio de cromatografia de flash em SiO2 (DCM/MeOH=1:0-20:1) dando o produto (18 g). MS(ESI) m/e (M+H+): 265. Etapa 3
[00257] Uma mistura da tioamida da etapa 2 (10,0 g, 37,8 mmol) e a bromoacetofenona (10,0 g, 35,9 mmol) em EtOH (100 mL) foi aquecida a 90°C durante 150 minutos. A mistura de reação foi resfriada e concentrada, e o resíduo foi purificado por meio de cromatografia em SiO2 dando o produto (11 g). MS(ESI) m/e (M+H+): 444. Etapa 4
[00258] O produto da etapa 3 acima pode ser convertido aos compostos finais usando o mesmo procedimento descrito no Exemplo 117, etapas 4-8. RMN 1H (MeOD)δ: 7,00 ~ 8,10(m, 19H), 5,40 -5,60(m, 3H), 4,50 ~ 4,70(m, 1H), 3,45 ~ 4,10(m, 4H), 3,35 ~ 3,40(m, 1H), 1,80 ~ 2,6(m, 9H), 1,05 ~ 1,30(m, 12H). MS(ESI) m/e (M+H+): 897. Exemplo 119 - [('m)-2-oxo-1-fenil-2-{(2S)-2-[2-('4-{5-[({(2S)-1-[(2R)-2-fenil- 2-{ [ (propan-2-ilóxi)carbonil]amino}acetil]pirrolidin-2-il }carbonil)amino]- 1 H-indol-2-il} fenil)-1 H-imidazol-5-il} pirrolidin-1 -il} etil] carbamato de propan-2-ila
[00259] A uma solução de 4-bromobenzonitrilo (1,82 g, 10 mmol) em THF anidro (50 mL) adicionou-se LiHMDS (2N, 15 mmol) sob atmosfera de n2 à temperatura ambiente, e a mistura foi agitada durante 1 hora. Após extinção com HCl 1N, a mistura de reação foi aquecida em refluxo durante 5 minutos. O precipitado foi recolhido por meio de filtração e então secado em vácuo dando o composto desejado (1,9 g). RMN 1H (DMSO) δ: 7,74(d, 2H, J=8,2 Hz), 7,62(d, 2H, J=8,2 Hz)6,43(br, 3H). Etapa 2
[00260] A uma solução de Cbz-Pro-OH (2,9986 g, 12,0 mmol) em THF (100 mL) adicionou-se TEA (1,7 mL, 12,2 mmol). A solução foi resfriada a -25°C e adicionou-se cloroformiato de etila (1,6 mL, 12,3 mmol). A solução resultante foi agitada à temperatura ambiente durante 1 hora. O precipitado foi removido por meio de filtração, e o filtrado foi usado na etapa seguinte sem purificação. Uma solução de diazometano 0,5 M foi adicionada à mistura de reação acima. A amostra foi agitada a -10°C durante 1 hora. A mistura de reação foi concentrada à metade de seu volume original e lavada uma vez com NaHCO3 saturado (50 mL). A camada orgânica foi secada sobre MgSO4 e filtrada. O material bruto foi adsorvido sobre sílica-gel e purificado por meio de cromatografia de flash (40 g de SiO2, 0-50 % de acetato de etila em hexanos) dando a diazocetona (2,29 g). RMN 1H(CDCl3)δ: 7,32(m, 5H)5,13(m, 2H), 4,61(m, 1H), 3,81, 4,03, 4,17(s, quarteto AB, 2H, J=4,0 Hz), 3,58(m, 2H), 1,88-2,09, 2,17-2,38(2, br m, 4H).
[00261] A uma solução da N-carbobenzilóxi-L-prolina diazocetona (1,0 g, 3,6 mmol) em dietil éter anidro (10 mL) adicionou-se uma solução saturada de HBr em dietil éter até cessar a evolução de N2. A solução foi agitada durante cerca de 1 hora a cerca de 25°C, então lavada com NaHCO3 saturado, água e salmoura. O material bruto foi purificado por meio de cromatografia em coluna em sílica-gel e eluído com 40 % de acetato de etila em pentano para se obter a bromocetona (0,49 g) como óleo transparente. RMN 1H(CDCl3; mistura de rotâmeros de amida cis-trans)δ; 7,35(m, 5H), 5,28(t, 1H), 5,17(m, 2H), 4,32(m, 1H), 3,58(m, 2H), 1,84-2,30(br m, 4H). Etapa 3
[00262] A uma mistura de bromocetona (3,25 g, 10 mmol) e a amidina (1,97 g, 10 mol) em THF (100 mL) adicionou-se NaHCO3 (1,7 g, 20 mmol), e a suspensão foi agitada em refluxo durante 12 horas. A reação foi resfriada, concentrada e cromatografada dando o composto 7 (0,425 g). MS(ESI) m/e (M+H+): 426, 428. Etapa 4
[00263] O produto da etapa 3 acima pode ser convertido aos compostos finais usando o mesmo procedimento como descrito no Exemplo 117, etapas 4-8. RMN 1H (MeOD)δ: 7,7-8,0(m, 5H), 7,3-7,5(m, 10H), 6,9-7,1(m, 3H), 6,8(d, J=4,8Hz, 10H), 5,4-5,6(m, 2H), 5,2-5,3(m, 1H), 4,8(s, 2H), 4,5-4,7(m, 10H), 4,0(d, J=2,4Hz, 1H), 3,7(d, J=4,84Hz, 1H), 3,1-3,3(m, 1H), 2,3-2,5(m, 1H), 1,8-2,2(m, 1H), 1,1-1,4(m, 12H). MS(ESI) m/e (M+H+): 880. Exemplo 120 - 1-[(2R)-2-fenil-2-{[(propan-2-ilóxi)carbonil]amino}acetil]-N- {4-[5-(2-{(2S)-1-[(2R)-2-fenil-2-{[(propan-2- ilóxi)carbonil] amino} acetil]pirrolidin-2-il }-1 H-imidazol-5 -il)-1 -benzofuran- 2-il]fenil} -L-prolinamida
[00264] Glioxal (2,0 mL de 40 % em água) foi adicionado por gotejamento a uma solução em MeOH de NH4OH (32 mL) e (5)-Boc-prolinal (8,564 g, 42,98 mmol), então o todo foi agitado à temperatura ambiente durante 19 horas. O componente volátil foi removido em vácuo, e o resíduo foi purificado por meio de cromatografia de flash (sílica-gel, acetato de etila) seguido de uma recristalização (acetato de etila) dando composto como um sólido branco fofo (4,43 g). RMN 1H (DMSO) δ: 11,68/11,59(br s, 1H), 6,94(s, 1H), 6,76(s, 1H), 4,76(m, 1H), 3,48(m, 1H), 3,35-3,29(m, 1H), 2,23- 1,73(m, 4H), 1,39/1,15(s, 9H). Etapa 2
[00265] NBS (838,4 mg, 4,71 mmol) foi adicionado em bateladas ao longo de 15 minutos a uma solução resfriada (gelo/água) em CH2Cl2 (20 mL) de imidazol (1,06 g, 4,50 mmol). A mistura de reação foi agitada durante 75 minutos e concentrada. O material bruto foi purificado por meio de RPLC para separar o mono brometo de seu análogo dibromo e o material de partida. O eluído de HPLC foi neutralizado com excesso de NH3ZMeOH, e o componente volátil foi removido em vácuo. O resíduo foi repartida entre CH2Cl2 e água, e a camada aquosa foi extraída com água. A fase orgânica combinada foi secada (MgSO4), filtrada, e concentrada dando composto como um sólido branco (374 mg). RMN 1H (DMSO) δ: 12,12(br s, 1H), 7,10(m, 1H), 4,70(m, 1H), 3,31(m, 1H; superposto com sinal de água), 2,25-1,73(m, 4H), 1,39/1,17(s, 3,8H + 5,2H). Etapa 3
[00266] A uma mistura do benzofurano do Exemplo 19, etapa 1 (15 g, 0,05 mol), bis(pinacolato)diboro (25,4 g, 0,1 mol), Pd(dppf)Cl2 (1 g), KOAc (0,1 mol) em dioxano (500 mL) foi agitada em refluxo sob atmosfera de n2 durante 2 horas. Concentração da mistura de reação deixou um resíduo que foi cromatografado dando o composto desejado(12 g). RMN 1H (DMSO)δ: 8,28(d, J=8,8 Hz, 2H), 8,10(s, 1H), 7,95(d, J=8,8 Hz, 2H), 7,72(d, J=8,8 Hz, 1H), 7,43(d, J=8,8 Hz, 1H), 7,05(s, 1H). Etapa 4
[00267] Esta reação foi conduzida de uma maneira similar àquela descrita no Exemplo 117, MS(ESI) m/e (M+H+): 475. Etapa 5
[00268] O produto da etapa 4 (475 mg, 1,0 mmol) foi dissolvido em EtOH e tratado com 20 mg de 10 % de Pd/C depois hidrogenado ao longo de 5 horas. O catalisador foi removido por meio de filtração através CELITE, e o filtrado foi evaporado deixando o produto desejado. MS(ESI) m/e (M+H+): 445. Etapa 6
[00269] Uma solução contendo HATU (1,0 mmol), a amina da etapa 5 acima (445 mg, 1,0 mmol) e N-Boc-L-Pro-OH (215 mg, 1,0 mmol) em MeCN (10 mL) foi tratada com DIPEA (1,2 mmol). A mistura de reação foi agitada durante 3 horas, diluída com EtOAc e lavada com água (5x). A fase orgânica foi secada e concentrada, depois cromatografada por meio de cromatografia em sílica-gel (EtOAc) dando o composto desejado. MS(ESI) m/e (M+H+): 642. Etapa 7
[00270] Uma solução do produto da etapa 6 acima foi dissolvida em 2 mL de DCM e 2 mL de TFA. A mistura de reação foi agitada durante 3 horas antes que o solvente fosse evaporado dando o produto desejado como um óleo, que foi usado diretamente na reação seguinte. MS(ESI) m/e (M+H+): 442.
[00271] Uma solução contendo reagente BOP (222 mg, 0,5 mmol), a diamina da etapa 7 acima (112 mg, 0,25 mmol) e R-i-Proc-Phg-OH (125 mg, 0,6 mmol) em DMF (5 mL) foi tratada com N-metilmorfolina (2,4 mmol). A mistura de reação foi agitada durante 3 horas, diluída com 20 mL de EtOAc e lavada com água (5x). A fase orgânica foi secada e concentrada, depois cromatografada por meio de RPLC dando o composto desejado. RMN 1H (MeOD)δ: 6,8-7,9(m, 19H), 5,1-5,5(m, 3H), 4,5(m, 1H), 3,5-4,04(m, 2H), 1,6-2,5(m, 9H), 0,9-1,3(m, 12H). MS(ESI) m/e (M+H+): 880. Exemplo 121 - {(1R)-2-r(2S)-2-(5-{2-r4-(acetilamino)fenil1-1H-indol-5-il}- 1,3,4-oxadiazol-2-il)pirrolidin-1-il]-2-oxo-1-feniletil}carbamato de propan-2-
[00272] Uma mistura de 5-carboxiindol (32,2 g, 0,2 mol), NaHCO3 (53,36 g, 0,64 mol), iodeto de metila (122,22 g, 0,86 mol) em 60 mL de DMF foi agitada à temperatura ambiente durante 2 dias. Adiciona-se água e EtOAc, e a camada orgânica foi lavada com solução de bicarbonato, secada e concentrada para se obter 5-(metoxicarbonil)indol. RMN 1H (DMSO) δ: 11,44(s, 1H), 8,22(s, 1H), 7,68(d, J = 8,4 Hz, 1H), 7,37 ~ 7,47(m, 2H), 6,56(d, J = 2,0 Hz, 1H), 3,80(s, 3H). MS(ESI) m/e (M+H+): 176. Etapa 2
[00273] Uma mistura do éster (28 g, 0,16 mmol) e NH2NH2 (85 %, 50 mL) em etanol (200 mL) foi aquecida em refluxo durante 48 horas. A mistura de reação foi concentrada, e o resíduo foi purificado por meio de cromatografia de coluna (5 % de MeOH/DCM) dando composto (25 g). RMN 1H (DMSO) δ: 11,27(s, 1H), 9,54(s, 1H), 8,06(s, 1H), 7,57(d, J = 8,8 Hz, 1H), 7,37(d, J = 8,8 Hz, 2H), 4,42(s, 1H), 6,48(s, 2H), 3,32(s, 1H). MS(ESI) m/e (M+H+): 176. Etapa 3
[00274] O produto da etapa 3 acima foi acoplada usando um procedimento convencional de formação de ligação de amida HATU. MS(ESI) m/e (M+H+): 407. Etapa 4
[00275] A uma suspensão do produto da etapa 3 acima (100 g, 0,25 mol), PPh3 (98,4 g, 0,375 mol) e DIPEA (96,7 g, 0,75 mol) em CH3CN (500 mL) à temperatura ambiente adicionou-se C2Cl6 (82,8 g, 0,35 mol). A reação foi agitada à temperatura ambiente durante 1,5 hora, e o solvente foi removido, e o resíduo foi repartido com EtOAcZH2O. As camadas foram separadas, a fase aquosa foi reextraída com EtOAc (2X), e as camadas orgânicas combinadas foram removidas em vácuo, e o resíduo foi purificado por meio de cromatografia de coluna (5 % de MeOH/DCM) dando composto 4 (55 g). MS(ESI) m/e (M+H+): 389 Etapa 5
[00276] Dicarbonato de di-t-butila (30,7 g, 142 mmol) foi adicionado por gotejamento a uma solução de indol (55,0 g, 142 mmol), DMAP (2,0 g) e DIPEA (18,3 g, 142 mmol) em 50 mL de DCM a 0°C. A reação foi deixada agitando à temperatura ambiente de um dia para o outro antes de ser concentrada, e o resíduo foi purificado por meio de TLC prep. (PE/EA=2:1). MS(ESI) m/e (M+H+): 489. Etapa 6
[00277] Uma mistura de composto indol da etapa 5 (977 mg, 2 mmol), (iPrO)3B (3,0 g, 16 mmol) e THF seco (100 mL) foi resfriada a 0°C. Adicionou-se lentamente LDA (preparada de n-BuLi e Z-Pr2NH em THF, cerca de 8 mmol) e a mistura foi deixada aquecer à temperatura ambiente ao longo de 2 horas.
[00278] A mistura foi extinta por meio de HCl 1N a pH=3 e extraída com CH2Cl2 três vezes. As fases orgânicas combinadas foram combinadas, secadas sobre Na2SO4 e filtradas. O filtrado foi concentrado e purificado por meio de cromatografia de coluna (PEZDCM= 1/1 para CH2Cl2 puro para CH2Cl2/acetona=10/1 para acetona pura) dando o produto 8 (0,5 g). Etapa 7
[00279] Uma mistura do produto da etapa 6 (0,38 mmol), ácido indol borônico do Exemplo 42 (145 mg, 0,38 mmol), Pd(dppl)Cl2 (28 mg, 0,038 mmol), Na2CO3 (122 mg, 1,15 mmol), THF (10 mL) e H2O (1 mL) foi refluxada sob N2 de um dia para o outro. A mistura foi despejada em água e extraída com CH2Cl2. A fase orgânica foi combinada, secada sobre Na2SO4 e filtrada dando o composto desejado, que foi usado diretamente na etapa seguinte. MS(ESI) m/e (M+H^): 622. Etapa 8
[00280] O produto da etapa 7 (0,15 mmol) foi dissolvido em MeOH e tratado com 20 mg de 20 % de Pd (OH)2 depois hidrogenado a 45 psi [310,5 kPa] durante 4 horas. O catalisador foi removido por meio de filtração através de CELITE, e o filtrado foi evaporado, depois dissolvido em 1 mL de DCM, depois tratado com 1 mL de TFA. Após agitação durante 2 horas, a mistura foi evaporada e o resíduo foi usado diretamente na reação seguinte sem purificação adicional. MS(ESI) m/e (M+H+): 488.
[00281] Uma solução contendo PyBOP (44 mg, 0,1 mmol), a amina da etapa 8 acima (49 mg, 0,1 mmol) e R-i-Proc-Phg-OH (21 mg, 0,1 mmol) em DMF (1 mL) foi tratada com N-metilmorfolina (0,6 mmol). A mistura de reação foi agitada durante 3 horas, diluída com EtOAc e lavada com água (cinco vezes). A fase orgânica foi secada e concentrada, depois cromatografada por meio de RPLC dando o composto desejado. RMN 1H (MeOD): δ7,90 ~ 8,35(m, 1H), 7,70 ~ 7,85(m, 2H), 7,60 ~ 7,70(m, 2H), 7,20 ~ 7,52(m, 7H), 6,55 -7,20(m, 1H), 5,50 ~ 5,60(m, 1H), 5,30 -5,50(m, 1H), 4,75 ~ 4,85(m, 1H), 3,70 ~ 4,10(m, 1H), 3,35 ~ 3,50(m, 1H), 1,95 ~ 2,50(m, 7H), 1,10 -1,30(m, 6H). MS(ESI) m/e (NH-H+): 607. Exemplo 122 - (2S)-1-(fenilacetil)-N-{3-[5-({[2S)-1-(fenilacetil)pirrolidin-2- il]carbonil}amino)-1H-indol-2-il]fenil}pirrolidina-2-carboxamida
Etapa 1
[00282] Uma solução da hidrazina (1 g, 5 mmol) e 3-acetilacetanilida (0,88 g, 5 mmol) em NMP (5 ml) foi aquecida a 150°C sob microondas durante 10 minutos. A solução foi despejada em água e extraída com EtOAc três vezes. A camada orgânica foi lavada com água, secada sobre sulfato de sódio e então concentrada em vácuo. O resíduo foi purificado por meio de RPLC dando o composto desejado. MS(m/z): 308(M+H)+. Etapa 2
[00283] A HCl aquoso (4N, 5 mL) adicionou-se o produto da etapa 1 acima (300 mg, 1 mmol), e a mistura foi aquecida em refluxo durante 1 hora. A mistura de reação foi resfriada e concentrada, e o resíduo foi purificado por meio de RPLC dando composto (200 mg). MS(m/z): 224(M+H)+. Etapa 3
[00284] A uma solução do composto da etapa 2 acima (35 mg, 0,148 mmol) em MeCN (5 mL) adicionou-se N-fenilacetil-L-prolina (15 mg, 0,0673 mmol), DIPEA (26 mg, 0,202 mmol) e HATU (56 mg, 0,148 mmol). A reação foi agitada de um dia para o outro e concentrada, e o resíduo foi purificado por meio de RPLC dando o produto desejado (15 mg). MS(ESI) m/e (M+H+): 654. RMN 1H (MeOD)δ: 8,0(m, 1H), 7,7(m, 1H), 7,6-7,1(m, 14H), 6,7(m, 1H), 4,6 (m, 2H), 3,9-3,5(m, 9H), 2,4-1,7(m, 8H). Exemplo 123 - (2S)-1-(fenilacetil)-N-{4-[6-({[(2S)-1-(fenilacetil)pirolidin-2- il]carbonil}amino)-1H-indol-2-il]fenil]pirrolidina-2-carboxamida
[00285] A uma solução agitada de 4-etinilanilina (1 g, 8,5 mmol) em DCM (60 ml) adicionou-se cloreto de acetila (0,8 g, 10 mmol) e TEA (1,7 g, 17 mmol). A mistura foi agitada durante 3 horas. A solução resultante foi lavada com água, HCl 1 N e salmoura. A camada orgânica foi concentrada em vácuo dando o produto desejado (900 mg), que foi usado na etapa seguinte sem purificação. MS(ESI) m/e (M+H+): 160. Etapa 2
[00286] A uma solução agitada de 4-etinilacetanilida (800 mg, 3,1 mmol) em THF anidro (6 ml) adicionou-se composto 2(0,5 g, 3,1 mmol), PdCl2 (PPh)3 (33 mg, 0,05 mmol), CuI (10 mg, 0,05 mmol) e TEA (2 mL). A mistura foi protegida da luz e agitada à temperatura ambiente de um dia para o outro. A solução resultante foi concentrada em vácuo, e o resíduo foi lavado com DCM dando o composto desejado(300 mg)como um sólido amarelo. MS(ESI) m/e (M+H+): 296. Etapa 3
[00287] A uma solução agitada de composto da etapa 2 acima (200 mg, 0,68 mmol) em tolueno (2 ml) adicionou-se InBr3 (2 mg, 0,004 mmol). A mistura foi agitada em refluxo durante 3 horas. A solução resultante foi lavada com água e extraída com EtOAc. As camadas orgânicas combinadas foram secadas sobre sulfato de sódio, concentradas em vácuo dando o indol desejado (170 mg) como um sólido castanho. MS(ESI) m/e (M+H+): 296. Etapa 4
[00288] A uma solução agitada do produto da etapa 3 acima (100 mg, 0,34 mmol) em EtOH (5 ml) adicionou-se HCl 3N (1 mg). A mistura foi agitada em refluxo de um dia para o outro. A solução resultante foi concentrada em vácuo dando a anilina desejada (80 mg)como um sólido castanho. MS(ESI) m/e (M+H+): 254. Etapa 5
[00289] A uma solução da anilina da etapa 4 (50 mg, 0,2 mmol) em acetonitrilo (5 mL) adicionou-se N-fenilacetil-L-prolina (56 mg, 0,2 mol), HATU (167 mg, 0,4 mmol) e DIPEA (100 mg, 0,8 mmol). A mistura foi agitada de um dia para o outro. A solução resultante foi purificada por meio de RPLC dando o composto desejado(40 mg)como um sólido castanho. MS(ESI) m/e (M+H+): 469. Etapa 6
[00290] A uma solução do composto nitro (40 mg, 0,08 mmol) em THF (2 mL) adicionou-se Pd/C (20 mg, 0,1 mmol). A mistura foi agitada sob atmosfera H2 durante 1 hora. Após substituição do H2 por N2, o Pd/C foi removido por filtração, e o filtrado foi evaporado em vácuo dando o desejado aminoindol (40 mg) como um sólido castanho. MS(ESI) m/e (M+H+): 439. Etapa 7
[00291] A uma solução do produto da etapa 6 acima (40 mg, 0,1 mmol) em acetonitrilo (5 mL) adicionou-se N-fenilacetil-L-prolina (23 mg, 0,1 mmol), HATU (70 mg, 0,2 mmol) e DIPEA (25 mg, 0,2 mmol). A mistura foi agitada de um dia para o outro. A solução resultante foi purificada por meio de RPLC dando o composto desejado(15 mg)como um sólido castanho. RMN 1H (MeOD)δ: 7,81(m, 1H), 7,70(d, J=8,6 Hz, 2H), 7,60(d, J=8,4 Hz, 2H), 7,39(m, 1H), 7,30-7,28(m, 10H), 6,96(m, 1H), 6,69(s, 1H), 4,63-4,50(m, 2H), 3,78-3,60(m, 8H), 2,23-1,92(m, 8H). MS(ESI) m/e (M+H+): 654. Exemplo 124 - (2S)-1-(fenilacetil)-N-{3-[6-({[(2S)-1-(fenilacetil)pirrlidin-2- il]carbonil}amino)-1H-indol-2-il]fenil}pirrolidina-2-carboxamida
[00292] A uma solução de 3-etinilanilina (1,17 g, 10 mmol) e 1,5 ml Et3N em 40 mL de DCM adicionou-se por gotejamento cloreto de acetila (1 g, 13 mmol). A mistura de reação foi agitada à temperatura ambiente durante 1 hora. Após isto, os solventes foram evaporados, e o resíduo foi extraído com EtOAc (100 mL), lavado com água (50 mL) e salmoura (50 mL), secado sobre NaSO4 anidro, e concentrado em vácuo dando 3-etinilacetanilida (1,5 g). MS(ESI) m/e (M+H+): 160. Etapa 2
[00293] 3-Nitroanilina (6,9 g, 0,05 mmol) foi dissolvida em 150 ml de etanol, e adicionou-se cloreto de iodo (8,1 g, 0,05 mmol) por gotejamento. A mistura de reação foi agitada à temperatura ambiente durante 4 horas. Após isso, os solventes foram evaporados, e o resíduo foi extraído com EtOAc (100 mL), lavado com água (50 mL) e salmoura (50 mL), secada sobre NaSO4 anidro. Após concentração em vácuo, o resíduo foi purificado por meio de cromatografia de coluna (PE/EtOAc =40:1^-20:1) dando o produto desejado (8,9 g). MS(ESI) m/e (M+H+): 265. Etapa 3
[00294] 3-Etinilacetanilida (480 mg, 3 mmol) e 2-iodo-5- introanilina(800 mg, 3 mmol) foram dissolvidos em THF anidro (30 mL), PdCl2(PPh3)2 (105 mg, 0,15 mmol) e adicionou-se CuI (28,5 mg,0,15 mmol) Et3N (1 ml) sequencialmente. A mistura de reação foi protegida por meio de N2 e agitada à temperatura ambiente durante de um dia para o outro. Após isso, os solventes foram evaporados, e o resíduo foi extraído com EtOAc (50x2 mL), lavados com água (40 mL) e salmoura (30 mL), secados sobre NaSO4 anidro. Após concentração em vácuo, o resíduo foi purificado por meio de cromatografia de coluna (DCM/MeOH =50: 1^20:1) dando o produto desejado (620 mg). MS(ESI) m/e (M+H+): 296. Etapa 4
[00295] A uma solução do produto da etapa 3 (295 mg, 1,0 mol) em DCE (15 mL) adicionou-se PdCl2 (9 mg, 0,05 mmol) e FeCl3 (8 mg, 0,05 mmol). A mistura de reação foi aquecida a 80°C durante 2 horas. A reação foi resfriada, e os solventes foram evaporados, e o resíduo foi extraído com EtOAc (2x), lavado com água (30 mL) e salmoura (30 mL), secado sobre Na2SO4 anidro. Após concentração em vácuo, o resíduo foi purificado por meio de TLC prep. (DCM/MeOH =50:1) dando o produto desejado (240 mg). MS(ESI) m/e (M+H+): 296. RMN 1H (DMSO) δ: 0,12(s, 1H), 8,25(d, J= 8,0 Hz, 2H), 7,45~7,94(m, 6 H), 7,03(s, 1H), 2,10(s, 3H). Etapa 5
[00296] Uma suspensão do produto da etapa 4 (200 mg, 0,67 mmol), Pd/C (10 mg, 0,034 mmol) em 40 mL de EtOH encontrava-se sob proteção de H2 e foi agitada durante 1 hora. A mistura foi então filtrada, e o filtrado foi então concentrado dando o produto (160 mg). O resíduo foi dissolvido em 20 ml de HCl 3N, a mistura foi agitada a 80°C durante 1 hora. Isto foi resfriado à temperatura ambiente, concentrado em vácuo e o resíduo foi purificado dando composto desejado (120 mg) como um sólido castanho. MS(m/z)(M+H+): 224 Etapa 6
[00297] Uma mistura de composto 10 (50 mg, 0,224 mmol), N- fenilacetil-L-prolina (110 mg, 0,45 mmol), DIPEA (88 mg, 0,7 mmol) em CH3CN (5 ml) foi agitada à temperatura ambiente durante 5 minutos, depois adicionou-se HATU (82 mg, 0,54 mmol) à mesma. A mistura foi agitada à temperatura ambiente de um dia para o outro. Quando a reação se completouda, a mistura foi concentrada em vácuo, o resíduo foi purificado por meio de cromatografia em sílica-gel dando o alvo desejado (70 mg). MS(ESI) m/e (M+H+): 654 RMN 1H (MeOD): δ 7,95(d, J= 8,0 Hz, 2H), 7,86~7,21(m, 13H), 6,98(d, J= 8,0 Hz, 1H), 6,72(s, 1H), 4,57(m,2H), 3,53(m, 3H), 2,02~2,31(m, 8H). Exemplo 125 - [(1R)-2-{(2S)-2-[(2-{2-[(2S)-1-{(2R)-2-[(t-- butoxicarbonil)amino]-2-fenilacetil} pirrolidin-2-il] -1 H-benzimidazol-5-il} - 1H-indol-5-il)carbamoil]pirrolidin-1-il}-2-oxo-1-feniletil]carbamato de t- butila
[00298] Uma mistura de 4-bromo-1,2-fenilenodiamina (3,1 g, 16 mmol), L-prolina (4,3 g, 16 mmol), DIPEA (3 ml ) em MeCN (100 mL) foi agitada à temperatura ambiente durante 5 minutos, depois adicionou-se HATU (6 g, 17 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro. Quando a reação se completouda, a mistura foi concentrada, o resíduo foi lavado com água (100 mL) e extraído com EtOAc (três vezes), lavado com salmoura (50 mL), secado sobre Na2SO4 anidro. O resíduo purificado por [] foi purificado por meio de cromatografia de coluna (DCM/MeOH = 100:1^50:1) dando o composto desejado(5,0 g). MS(ESI) m/e (M+H+):(418,420).
[00299] O produto da etapa 1 (5 g, 7,2 mmol) foi dissolvido em 50 mL de ácido acético. A mistura de reação foi agitada a 100°C durante 4 horas. A mistura foi resfriada, e o ácido acético foi removido em vácuo. O resíduo foi purificado por meio de cromatografia de coluna (DCM/MeOH = 150:1^100:1) dando o composto desejado (3,8 g). MS(ESI) m/e (NH- H+):(400,402). Etapa 3
[00300] Uma suspensão do produto da etapa 3 (1,2 g, 3 mmol), ácido 1,5-bis-Boc-5-aminoindol-2-borônico (1,2 g, 3 mmol), Pd(PPh3)4 (240 mg), Na2CO3 (1 g, 9 mmol) e H2O (3 mL) em 30 mL de THF sob proteção com N2 foi reagida com refluxo a 75°C de um dia para o outro. A mistura foi filtrada, e o filtrado foi lavado com 50 mL de água e extraído com 100 ml de EtOAc e secado sobre Na2SO4 anidro. A remoção do solvente e cromatografia de coluna (CH2Cl2ZMeOH = 250:1^200:1) deu o composto desejado (500 mg). MS(ESI) m/e (M+H+): 652 Etapa 4
[00301] O produto da etapa 3 (500 mg, 0,9 mmol) foi agitado em MeOH/HCl (20 mL) durante 16 horas. O solvente foi removido sob pressão reduzida e o resíduo foi secado sob alto vácuo. MS(ESI) m/e (M+H+): 452. Etapa 5
[00302]Uma mistura de anilina da etapa 4 (450 mg, 1 mmol), (S)-N BoC prolina (215 mg lmmol), DIPEA (0,4 mL) em CH3CN (10 mL) foi agitada à temperatura ambiente durante 10 minutos, depois adicionou-se HATU (400 mg, 1,1 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro, concentrada, e o resíduo foi purificado por meio de cromatografia de coluna (CH2C12 / MeOH = 250:1 —>200: (M+H+): 649. Etapa 6
[00303]O produto da etapa 5 (290 mg, 0,45 mmol) foi dissolvido em 5 mL de ácido acético e adicionou-se HBr (1 mL). A mistura de reação foi aquecida a 70-80°C e agitada durante 4 horas. A mistura foi resfriada à temperatura ambiente e concentrada em vácuo. O resíduo foi extraído com EtOAc (2x), lavado com NaHCO3 aq. e água (30 mL) e salmoura (30 mL), secado sobre sulfato de sódio anidro. Evaporação do solvente deu o composto desejado como sólido castanho (160 mg). MS(ESI) m/e (M+H+): 415. Etapa 7
[00304] Uma mistura do produto da etapa 6 (100 mg, 0,24 mmol), (R)- N-Boc-Phg (120 mg, 0,48 mmol), DIPEA (0,4 mL) em CH3CN (10 mL) foi agitada à temperatura ambiente durante 10 minutos, depois adicionou-se HATU (200 mg, 0,5 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro, depois concentrada, e o resíduo foi purificado por meio de RPLC dando o composto desejado (54 mg). MS(ESI) m/e (M+H+): 882. RMN 1H (MeOD)δ: 7,96~7,69(m, 4H), 7,49~6,84(m, 13H), 5,50~5,40(m, 2H), 4,06-3,94(m, 2H), 2,27-1,88(m, 8H), 1,37(s, 18H). Exemplo 126 - (2S)-N-{4-[3-bromo-5-({[(2S)-1-(fenilacetil)pirrolidin-2- il]carbonil} amino)-1 H-indol-2-il]fenil }-1 -fenilacetil)pirrolidina-2- carboxamida
[00305] A uma solução do indol (1 equiv.) em 5 mL de THF adicionou-se NBS (278 mg, 1 mmol) à temperatura ambiente, e a mistura foi agitada durante 1 hora. Concentração do solvente e purificação do resíduo por meio de RPLC deu os compostos halogenados objetivados. RMN 1H (MeOD)δ: 7,9-7,5(m, 5H), 7,4-7,0(m, 12H), 5,2-4,9(m, 2H), 4,4(m, 2H), 3,8- 3,5(m, 6H), 2,5-1,8(m, 8H). Exemplo 127 - {(1S)-2-[(2S)-2-({2-[4-(acetilamino)fenil1-3-fluoro-1H-indol- 5 -il} carbamoil)pirrolidin- 1-il]-2-oxo-1 -feniletil] carbamato de t-butila
[00306] A uma solução do indol (1 equiv.) em acetonitrilo/DMSO (5 ml, 1:1) adicionou-se SELECTFLUORO (1 equiv.) a 0°C. A mistura foi agitada à temperatura ambiente durante 3 3 [] horas antes de ser concentrada, e o resíduo foi purificado com RPLC. RMN 1H (MeOD)δ: 7,9-7,c8(m, 3H), 7,8-7,7(m, 2H), 7,5-7,3(m, 6H), 7,3(m, 1H), 5,5(s, 1H), 4,6-4,5(m, 2H), 4,0- 3,9(m, 1H), 3,8(m, 1H), 3,7(m, 1H), 2,4-2,3(m, 1H), 2,2-2,1(m, 7H), 2,1- 2,0(m, 3H), 2,0-1,9(m, 1H), 1,4(rn, 9H). MS(m/z): 711(M+H)+. Exemplos 128-154
[00307] Compostos dos Exemplos 128-154 podem ser preparados por meio de halogenação direta dos compostos indol ou beπzofurano de uma maneira similar como descrito em um dentre Exemplo 126 ou Exemplo 127.
Exemplo 155 - (2S)-N-{4-[3-ciano-5-({[(2S)-1-(fenilacetil)pirrolidin-2- illcarbonil}amino)-1H-indol-2-illfenil}-1-(fenilacetil)pirrolidina-2- carboxamida
[00308] Uma mistura do composto de bromo do Exemplo 126 (150 mg, 0,2 mmol), CuCN (50 mg, 0,6 mmol) e DMF (3 mL) foi refluxada sob proteção com N2 de um dia para o outro. A mistura foi purificada por meio de RPLC dando o produto. MS(ESI) m/e (M+H+): 679. RMN 1H(CDCl3)δ: 7,73- 7,70(m, 4H), 7,38-7,29(m, 4H), 7,21-7,04(m, 6H), 4,63-4,60(m, 1H), 4,49- 4,47(m, 1H), 3,81-3,59(m, 4H), 2,48-1,97(m, 8H). Exemplo 156 - (2S)-N-{4-[3-(2,2-dimetilpropanoil)-5-({ [(2S)-1- (fenilacetil)pirrolidin-2-illcarbonil}amino)-1H-indol-2-illfenil}-1- (fenilacetil)pirrolidina-2-carboxamida
[00309] A uma solução agitada do indol (50 mg, 0,076 mmol) em CH2Cl2 (5 mL) adicionou-se ZnCl2 anidro (54 mg, 0,4 mmol) depois MeMgBr (3,0 M em Et2O, 0,4 mL, 0,4 mmol). A suspensão foi agitada durante 10 minutos à temperatura ambiente e então resfriada a 0°C em um banho de gelo. Uma solução de cloreto de pivaloíla (14 mg) em CH2Ch2 (0,2 mL) foi adicionada à mistura. A mistura de reação foi deixada aquecer à temperatura ambiente e agitada de um dia para o outro. A mistura de reação foi extinta por meio de NH4Cl aquoso saturado e extraída com CH2Cl2 3 vezes. As camadas orgânicas foram combinadas, secadas sobre Na2SO4 anidro e filtradas. O filtrado foi concentrado e purificado por meio de RPLC dando o produto. MS(ESI) m/e (M+H+): 738. RMN 1H (MeOD)δ: 7,69-7,63(m, 3H), 7,44- 7,41(m, 2H), 7,31-7,21(m, 12H), 4,55-4,52(m, 2H), 3,76-3,59(m, 8H), 2,26- 1,94(m, 8H). Exemplo 157 - 5-({[(2S)-1-(fenilacetil)pirrolidin-2-il]carbonil}amino)-2-[4- ({[(2S)-1-(fenilacetil)pirrolidin-2-il]carbonil]amino)fenil]-1H-indol-3- carboxamida

[00310] A uma solução do indol (653 mg, 1 mmol) em THF 10 (mL) adicionou-se EtMgBr (2 mL, 6 mmol), e a mistura foi agitada à temperatura ambiente durante 30 minutos. A isto adicionou-se isocianato de clorossulfonila (140 mg, 1 mmol), e a mistura foi agitada à temperatura ambiente durante 20 minutos. Em seguida, adicionou-se DMF (146 mg, 2 mmol) à mistura acima, e a agitação prosseguiu durante 20 minutos. Após adicionar NaOH aquoso (2N, 1 mL), a solução resultante foi aquecida em refluxo durante 5 minutos.
[00311] Concentração em vácuo, o resíduo foi purificado com RPLC dando (67 mg). RMN 1H (MeOD)δ: 8,0(s, 1H), 7,6(m, 4H), 7,1-7,4(m, 12H), 4,5(m, 4H), 3,5-3,7(m, 8H), 2,5-2,0(m, 6H). Exemplo 158 - {(1R)-2-[(2S)-2-({4-[5-({[(2S)-1-{(2R)-2-[(t- butoxicarbonil)amino]-2-fenilacetil}pynolidin-2-il]carbonil}amino)-3- (ciclopropilcarbamoil)-1 H-indol-2-il] fenil)carbamoil)pirrolidin- 1-il]-2-oxo-1- feniletil}carbamato de t-butila
[00312]A uma solução de POBr3 (113,2 g, 0,4 mol) em DCE (1 L) adicionou-se DMF (14,6 g, 0,2 mol) por gotejamento em banho de gelo, e a mistura foi agitada à temperatura ambiente durante 30 minutos. A isto adicionou-se composto nitro (17,8 g, 0,1 mol), e a mistura foi agitada em refluxo durante 4 horas. O precipitado foi recolhido por meio de filtração e então lavado com água e MeOH. O sólido foi secado em vácuo dando o composto desejado (13,5 g). RMN 1H (DMSO) δ: 13,6(s, 1H), 9,8(s, 1H), 8,8(s, 1H), 8,1(d, J=9,2 Hz, 1H), 7,6(d, J=9,2 Hz, 1H). Etapa 2
[00313] A uma solução do aldeído da etapa 1 (13,5 g, 0,05 mol) em DCM (100 mL) adicionou-se DMAP (0,6 g, 0,005 mol), TEA (10,1 g, 0,1 mol) e (Boc)2O (21,8 g, 0,1 mol), e a mistura foi agitada à temperatura ambiente de um dia para o outro. A mistura foi concentrada, e o resíduo foi purificado por meio de cromatografia de coluna dando o composto desejado (14,7 g). RMN 1H(CDCl3)δ: 9,8(s, 1H), 8,8(s, 1H), 8,1(d, J=9,2 Hz, 1H), 7,6(d, J=9,2 Hz, 1H), 1,4(s, 9H). Etapa 3
[00314] O procedimento de acoplamento de Suzuki foi o mesmo descrito no Exemplo 117, etapa 3. MS(m/z): 482(M+H)+. Etapa 4
[00315] A uma solução de composto da etapa 3 (2,4 g, 5 mmol) em pH 3,5 tamponador de fosfato (24 mL) e t-BuOH (30 mL) adicionou-se 2-metil- 2-buteno (10 mL) e clorato de sódio (0,89 g, 10 mmol). A reação foi agitada à temperatura ambiente durante 16 horas e então extraída com DCM (3x). Os extratos orgânicos combinados foram lavados com salmoura, secados sobre MgSO4 anidro, e concentrados em vácuo dando o ácido carboxílico desejado (2,3 g). MS(m/z): 498(M+H)+. Etapa 5
[00316] Uma mistura de composto da etapa 4(1 mmol), ciclopropil amina (1 mmol), HATU (1 mmol) e DIPEA (5 mmol) em DCM foi agitada à temperatura ambiente de um dia para o outro. Concentração e purificação do resíduo por meio de RPLC deu o composto desejado (0,8 mmol). MS(m/z): 538(M+H)+. Etapa 6
[00317] A uma solução da amida da etapa 5 (0,8 mmol) em MeOH (10 mL) adicionou-se Pd/C (100 mg) e a mistura foi agitada sob H2 à temperatura ambiente durante 1 hora. O Pd/C foi removido por meio de filtração, e o filtrado foi concentrado dando o composto desejado(0,7 mmol). MS(m/z): 507(M+H)+. Etapa 7
[00318] A uma solução de composto da etapa 6 (0,7 mmol) em DCM (5 mL) adicionou-se TFA (2 mL), e a mistura foi agitada à temperatura ambiente de um dia para o outro. A solução foi concentrada, e o resíduo foi usado na etapa seguinte sem purificação. MS(m/z): 307(M+H)+. Etapa 8
[00319] O procedimento de acoplamento foi o mesmo usado no Exemplo 72, etapa 7. RMN 1H (MeOD)δ: 6,9-7,9(m, 17H), 5,2-5,5(m, 2H), 4,4-4,5(m, 2H), 3,5-3,9(m, 3H), 2,7-2,8(m, 1H), 1,7-2,2(m, 8H), 1,4(s, 18H), 1,2(m, 1H), 0,4-0,8(m, 4H). MS(m/z): 967(M+H)+. Exemplo 159 - {(1R)-2-[(2S)-2-({4-[5-({[(2S)-1-{(2R)-2-ter-butóxi- c arbonil) amino] - 2-fenilacetil} pirrolidin-2-il] c arbonil} amino) -3-(4- metoxifeniD-1H-indol-2-il]fenil} carbamoil)pirrolidin-1 -il]-2-oxo-1 - feniletilcarbamato de t-butila
[00320] Adicionou-se NBS (103 mg, 0,5769 mmol) em porções à solução do indol (510 mg, 0,5769 mmol) em 20 mL de THF, a mistura foi agitada à temperatura ambiente durante 1 hora, depois concentrada. O resíduo foi purificado por meio de HPLC prep. dando o composto desejado (500 mg). MS(ESI) m/e (M+H+): 962. Etapa 2
[00321] Uma mistura do produto da etapa 1 acima (100 mg, 0,104 mmol), ácido 4-metóxi-fenilborônico (24 mg, 0,1558 mmol), Pd(dppf)Cl2 (7,6 mg, 0,0104 mmol), Na2CO3 (3,3 mg, 0,0312 mmol) em 10 mL de dioxano e 2 mL de água foi aquecida em refluxo sob atmosfera de N2 de um dia para o outro. A mistura foi resfriada e concentrada, depois o resíduo foi purificado por meio de RPLC dando o produto desejado (30 mg). RMN 1H (MeOD)δ: 7,71-7,54(m, 3H), 7,42~7,26(m, 16H), 6,96~6,92(m, 3H), 5,45(s, 2H), 4,53~4,50(m, 2H), 3,92~3,81(m, 5H), 2,08~1,84(m, 8H), 1,42~1,32(m, 18H). MS(ESI) m/e (M+H+): 991. Exemplos 160-177
[00322] Compostos dos Exemplos 160-177 foram preparados de uma maneira similar ao descrito nos Exemplos 155-159.
Exemplo 178 - {(1R)-2-[(2S)-2-({2-[3-(acetilamino)prop-1-in-1-ill-1H-indol- 5-il}carbamoil)pirrolidin-1-il]-2-oxo-1-feniletil}carbamato de t-butila
[00323]Carbonocloridrato de etila (3 mL) foi adicionado à nitro lactama (2,0 g, 11,2 mmol), e a mistura foi agitada durante 3 horas antes de ser concentrada dando o produto bruto. MS(ESI) m/e (M+H+): 325. O produto bruto foi dissolvido em DMF (25 mL), então adicionou-se (NRt)2CO3 (1,5 g), e a mistura foi agitada de um dia para o outro. A mistura foi evaporada e o resíduo foi despejado em gelo-água e extraído com DCM, e os orgânicos foram secados. O solvente foi removido, e o resíduo foi purificado por meio de cromatografia em sílica-gel dando o composto desejado como um sólido branco. MS(ESI) m/e (M+H+): 251. Etapa 2
[00324] Uma mistura do triflato (382 mg, 1,0 mmol), N-(prop-2- inil)acetamida (97 mg, 1,0 mmol), Et3N (3 mL) em CH3CN (3 mL) foi agitada à temperatura ambiente durante 3 horas. A mistura foi concentrada, e o resíduo foi purificado por meio de cromatografia em sílica-gel dando composto [] composto-alvo (254 mg). MS(ESI) m/e (M+H+): 330. Etapa 3
[00325] Uma solução do composto nitro da etapa 2 acima (165 mg, 0,50 mmol) em EtOH absoluto (3 mL) foi adicionada de pó de Fe (280 mg, 2,5 mmol) e NH4Cl (535 mg, 5,0 mmol). A mistura foi agitada a 70°C durante 2 horas, resfriada e despejada em gelo/água (50 ml). A mistura foi extraída com EtOAc (200 ml), e a fase orgânica foi combinada e lavada com salmoura, secada e concentrada dando o produto bruto (150 mg). MS(ESI)m/z:(M+H) 300. Etapa 4
[00326] A uma solução da anilina da etapa 3 (150 mg, 0,50 mmo) em EtOH absoluto (3 mL) adicionou-se K2CO3 (138 mg, 1,0 mmol), e a mistura foi agitada à temperatura ambiente durante 12 horas. A mistura de reação foi despejada em água (10 mL), extraída com EtOAc (20 mL), e as fases orgânicas foram combinadas e lavadas com salmoura, secadas sobre MgSO4 e concentradas dando o produto bruto (113 mg). MS(ESI)m/z:(M+H+)228. Etapa 5
[00327] Uma mistura do indol (113 mg, 0,5 mmol), R-Boc-Phg-L-Pro- OH (175 mg, 0,5 mmol), DIPEA (115 mg, 1,0 mmol) em MeCN (2 mL) foi agitada à temperatura ambiente durante 5 minutos, depois adicionou-se HATU (190 mg, 0,5 mmol) na mistura. A mistura foi agitada à temperatura ambiente de um dia para o outro, depois concentrada. O resíduo foi purificado por meio de RPLC dando o composto desejado (110 mg). RMN 1H (MeOD)δ: 1,37(s, 9H), 1,96 ~ 2,14(m, 7H), 3,92 ~ 3,94(m, 2H), 4,51 ~ 4,54(m, 1H), 5,41(s, 1H), 6,56(s, 1H), 7,20 ~ 7,43(m, 7H), 7,72(s, 1H). MS(ESI)m/z:(M+H+)576. Exemplo 179 - N-{4-[5-(furan-3-il)-1H-indol-2-il]fenil}-1-(fenilacetil)-L- prolinamida
[00328] Uma mistura do indol do Exemplo 41 (1,6 mg, 5,575 mmol), ácido 1-fenilacetil pirrolidino-2-carboxílico (1,3 g, 5,575 mmol), DIPEA (1,45 g, 11,15 mmol) em DMF (50 mL) foi agitada à temperatura ambiente durante 30 minutos, depois adicionou-se HATU (2,54 g, 6,689 mmol). A mistura foi agitada à temperatura ambiente de um dia para o outro, concentrada em vácuo, e o resíduo foi purificado por meio de cromatografia em sílica-gel dando o produto desejado (2,3 g). MS(ESI) m/e (M+H+): 504. Etapa 2
[00329] Uma suspensão do produto da etapa 1 acima (18 mg, 0,03583 mmol), ácido furan-2-borônico (6 mg, 0,05374 mmol), Pd(PPh3)2Cl2 (1,4 mg), Na2CO3 (7,6 mg, 0,07166 mmol) e H2O (0,15 mL) em 0,5 mL de acetonitrilo sob proteção de N2 foi aquecida a 150°C durante 10 minutos em um reator de microondas. A mistura foi resfriada, filtrada e lavada com 10 mL de DCM. Os solventes foram removidos, e o resíduo foi purificado por meio de HPLC dando o produto desejado.
[00330] RMN 1H (MeOD)δ: 7,79~7,74(m, 3H), 7,67~7,62(m, 3H), 7,50(s, 1H), 7,37~7,22(m, 6H), 6,78~6,75(m, 2H), 4,57~4,55(m, 1H), 3,78~3,61(m, 4H), 2,24~1,99(m, 4H). Exemplos 180-189b Compostos dos Exemplos 180-189b foram preparados de uma maneira similar ao descrito no
Exemplo 189b (Procedimento alternativo: [(2S)-1{(2S)-2-[5-(12-fluoro-10- {2-[(2S)-1-{(2s)-2-[(metoxicarbonil)amino]-3-metilbutanoil }pirrolidin-2-il]- 1H-imidazol-5-il}indolo[ 1,2c] [ 1,3]benzoxazin-3-il)-1H-imidazol-2- il]pirrolidin-1-il}-3-metil-1-oxobutan-2-il]carbamato de metila
[00331] A uma solução de composto 3-bromofenol (51 g, 0,3 mol) e Et3N (36 g, 0,36 rnol) em 500 mL de DCM adicionou-se, por gotejamento, cloreto de acetila (26 g, 0,33 mol) em um banho de gelo-água. A mistura foi agitada à temperatura ambiente durante 30 minutos. A mistura foi lavada com HCl 1 N, Na2CO3 saturado e salmoura, secada sobre Na2SO4 e concentrada em vácuo dando um óleo (62 g). Etapa 2
[00332] Adicionou-se lentamente AlCl3 (40 g, 0,3 mol) ao produto da etapa 1 (21,5 g, 0,1 mol) em um banho de gelo-água. A mistura foi agitada a 140°C durante 2 horas. Após resfriar a 60-70°C, a mistura foi despejada lentamente em um [] gelo-água. A solução resultante foi extraída com DCM. As fases orgânicas combinadas foram lavadas com salmoura, secadas sobre Na2SO4 e concentradas em vácuo. O resíduo foi purificado por meio de cromatografia de coluna dando o composto desejado (14 g). MS(ESI) m/e (M+H+): 214. Etapa 3
[00333] Uma mistura da cetona obtida na etapa 2 (4,2 g, 20 mmol) e de 4-bromofenil hidrazina (4,4 g, 20 mmol) em AcOH e EtOH (1:10, 100 mL) foi aquecida em refluxo durante 6 horas. O solvente foi removido em vácuo dando um sólido, que foi usado na etapa seguinte sem purificação adicional (9,2 g bruto). MS(ESI) m/e (M+H+): 383. Etapa 4
[00334] Uma mistura de produto da etapa 3 (9,2 g) em PPA foi aquecida a 80°C durante 2 horas. Após resfriar à temperatura ambiente, a mistura foi despejada em gelo água. A solução resultante foi extraída com DCM. As fases orgânicas combinadas foram lavadas com salmoura, secadas sobre Na2SO4, e concentradas em vácuo. O resíduo foi purificado por meio de cromatografia de coluna dando o indol desejado (4,8 g). MS(ESI) m/e (M+H+): 368. Etapa 5
[00335] A uma mistura do indol da etapa 4 (6 g, 16,3 mmol) em DMSO/CH3CN (1:1, 24 mL) adicionou-se SELECTFLUOR® (5,8 g, 16,3 mmol) em porção à temperatura ambiente. A mistura foi agitada durante mais 1 hora à temperatura ambiente, e a mistura foi purificada por meio de HPLC dando um sólido (1,0 g). MS(ESI) m/e (M+H+):386. Etapa 6
[00336] Uma mistura do composto da etapa 5 (650 mg, 1,63 mmol), CH2Br2 (1,5 g, 8,62 mmol) e K2CO3 (1,2 g, 8,7 mmol) em DMF (32,5 mL) foi agitada durante 5 horas a 80°C. Em seguida, a mistura foi evaporada em vácuo. O resíduo foi diluído com EA e água. A camada orgânica foi separada, secada sobre Na2SO4 e concentrada em vácuo dando um sólido, que foi usado diretamente na etapa seguinte sem purificação adicional(610 mg). MS(ESI) m/e (M+H+):396. Etapa 7
[00337] A uma solução do produto da etapa 6 (1 mmol) em 1,4- dioxano adicionou-se borato de bis pinacol (1,1 mmol) e Pd(dppf)Cl2 (0,02 mmol) e KOAc (2 mmol). A mistura de reação foi agitada sob N2 e aquecida a 110°C durante 3 horas. Após isso, o solvente foi removido sob vácuo, e o resíduo foi purificado por meio de cromatografia de coluna dando o produto. MS(ESI) m/e (M+H+):492. Etapa 8
bOC
[00338] Uma suspensão do boronato de acima (2 mmol), 2-(2-bromo- 1H-imidazol-5-il)pirrolidina-1-carboxilato de t-butila (2,4 mmol), Pd(dppf)Cl2 (200 mg), Na2CO3 (3 mmol) e em THF/H2O (10:1,33 mL) foi refluxada a 75°C de um dia para o outro sob proteção de N2. A mistura foi resfriada e filtrada, e o filtrado foi lavado com água (50 mL) e extraído com EtOAc (100 mL), lavado com salmoura e secado sobre sulfato de sódio anidro. Após ser concentrado em vácuo, o resíduo foi purificado por meio de cromatografia de coluna dando o composto desejado. MS(ESI) m/e (M+H+):710. Etapa 9
[00339] A prolina protegida de acima (1,3 mmol) foi adicionada a HCl/CH3OH (10 mL, 3M). A mistura foi agitada à temperatura ambiente durante 2-3 horas antes de a mistura ser concentrada dando o produto bruto, que foi usado na etapa seguinte sem purificação adicional. MS(ESI) m/e (M+H+):510 Etapa 10
[00340] A uma mistura do produto bruto da etapa 9 (1,0 mmol), ácido (S)-2-(metoxicarbonilamino)-3-metilbutanóico (2,0 mmol) e DIPEA (8 mmol) em CH3CN (10 mL) adicionou-se BOP (2,2 mmol). A mistura resultante foi agitada à temperatura ambiente. Após LCMS mostrar o material de partida a ser consumido, a mistura foi filtrada, e o filtrado foi purificado por meio de HPLC dando o composto desejado como um sólido branco. MS(ESI) m/e (M+H+):825. RMN 1H (MeOD): δ 7,83 -7,85(m, 3H), 7,72(s, 1H), 7,53(s, 2H), 7,46 -7,48(m, 1H), 7,42(s, 1H), 5,92(s, 2H), 5,20-5,22(m, 2H), 4,20 -4,23(m, 2H), 4,06 -4,09(m, 2H), 3,86 -3,88(m, 2H), 3,61(s, 6H), 2,50 -2,52(m, 2H), 1,96 -2,20(m, 8H), 0,90 -0,98(m, 12H). Exemplo 190: (2S)-1-[(2R)-2-(dimetilamino)-2-fenilacetil1-N-(2-{5-[({(2S)- 1-[(2R)-2-(dimetilamino)-2-penilacetil1pirrolidin-2-il}carbonil)amino1-1,3- benzoxazol-2-il }-1 H-indol-5-il)pirrolidina-2-carboxamida
[00341] A uma solução de imidazol (13,6 g, 0,2 mol) em 1L de DCM adicionou-se BrCN (7,4 g, 66 mmol), e a mistura foi aquecida em refluxo durante 30 minutos. A mistura foi resfriada à temperatura ambiente, e o precipitado branco foi removido por meio de filtração, e o filtrado foi concentrado a 100 mL, depois resfriado a 0°C durante 2 dias. O sólido cristalizado foi filtrado e lavado com DCM frio, depois secado em vácuo dando o produto desejado (8,8 g) como um sólido branco. Etapa 2
[00342] Uma solução contendo o produto da etapa 1 (8,36g, 54,2 mmol) e 2-amino-4-nitrofenol (8,74 g, 54,2 mmol) em THF anidro (200 mL) foi deixada em refluxo sob N2 durante 14 horas. A mistura foi resfriada à temperatura ambiente, filtrada, e o precipitado foi lavado com THF (fria) depois secado em vácuo dando o produto desejado (9,0 g), como um sólido amarelo. MS(ESI) m/e (M+H+): 180. RMN 1H (DMSO) δ: 7,85 ~ 7,96(m, 3H), 7,52(d, J = 8,8 Hz, 1H). Etapa 3
[00343] A uma suspensão do produto da etapa 2 (3,58 g, 20 mmol) em acetonitrilo (300 mL) adicionou-se CuBr2 (8,96 g, 40 mmol). A solução tornou-se verde-escuro e adicionou-se nitrito de t-butila (4,12 g, 40 mmol) à temperatura ambiente ao longo de 5 minutos, após o que a mistura foi aquecida a 45°C durante 2 horas. A mistura de reação foi despejada em água (800 mL) e DCM (800 mL), e as fases foram separadas. A fase aquosa foi extraída com DCM (3 X 800 mL), secada com Na2SO4 e evaporada dando o produto bruto. Purificação por meio de cromatografia de coluna deu o produto desejado. MS(ESI) m/e (M+H+): 243/245. RMN 1H (DMSO) δ: 8,71(s, 1H), 8,42(d, J = 9,2 Hz, 1H), 8,10(d, J = 9,2 Hz, 1H). Etapa 4
[00344] Uma mistura de composto da etapa 3 acima (603 mg, 2,5 rπmol), o ácido indol borônico do Exemplo 42 (1,0 g, 2,75mmol), Pd(dppf)Cl2 (183 mg, 0,25 mmol), Na2CO3 (530 mg, 5,0 mmol) em 5 mL de dioxano-H2O (5:1) foi aquecida em refluxo sob atmosfera de n2 de um dia para o outro. Quando a reação se completou, a mistura foi despejada em água e extraída com DCM. A fase orgânica foi secada sobre Na2SO4 e concentrada, e o resíduo foi purificado dando composto o produto desejado. MS(ESI) m/e (M+H+): 596. Etapa 5
[00345] O produto da etapa 4 (596 mg, 1,0 mmol) foi dissolvido em EtOAc e tratado com Pd/C (100 mg, 20 %). Em seguida, a mistura foi agitada à temperatura ambiente de um dia para o outro sob atmosfera de H2. Quando a reação se completou, o Pd/C foi removido por filtração, e a solução resultante foi concentrada dando o produto bruto MS(ESI) m/e (M+H+): 565. Este material foi coberto com 5 mL de 3M HCl, e a mistura foi agitada à temperatura ambiente durante 2 horas. Evaporação do solvente deu o produto desejado, que foi usado diretamente sem purificação adicional. MS(ESI) m/e (M+H+): 265. Etapa 6
[00346] O composto foi acoplado usando o procedimento similar ao que foi descrito no Exemplo 40 partindo de de 265 mg (1,0 mmol) do produto da etapa 5. RMN 1H (MeOD)δ: 8,12(s, 1H), 7,97(d, J=2Hz, 1H), 7,30 ~ 7,70(m, 15H), 5,30 ~ 5,35(m, 2H), 4,51 ~ 4,60(m, 2H), 3,85 -3,95(m, 2H), 3,15 ~ 3,25(m, 2H), 3,06(s, 3H), 2,54(s, 6H), 1,80 -2,30(m, 8H). MS(ESI) m/e (M+H+): 781. Exemplo 191: 1-[(2R)-2-(dietilamino)-2-fenilacetil1-N-{2-[4-(5-{(2S)-1- [(2R)-2-(dietilamino)-2-fenilacetil]pirrolidin-2-il}-1,3-4-oxadiazol-2-il)fenil1- 1 H-indol-5 -il} -L-prolinamida
[00347] A uma solução de N-Cbz-L-Pro (14,9 g, 0,06 mol) e TEA (8,08 g, 0,08 mol) em 100 mL de DCM adicionou-se por gotejamento cloroformiato de isopropila (8,05 g, 0,066 mol) a 0°C. Após a adição, a solução foi deixada agitando durante 1 hora antes de se adicionar a hidrazida (13,0 g, 0,05 mol), e a mistura foi deixada agitando durante mais 1 hora. O solvente foi evaporado em vácuo, e o resíduo foi recristalizado de EtOH dando um sólido branco (22,1 g). RMN 1H (DMSO) δ: 10,47(s, 1H), 10,03(s, 1H), 7,86(d, J = 8,0 Hz, 2H), 7,62(d, J = 8,0 Hz, 2H), 7,31~7,61(m, 5H), 4,91 ~ 5,14(m, 2H), 4,26 ~ 4,35(m, 1H), 3,30 ~ 3,4(m, 2H), 1,95 ~ 2,19(s, 4H). MS(ESI) m/e (M+H+): 494. Etapa 2
[00348] A uma solução do produto da etapa 1 (2,1 g, 4,26 mmol), DIPEA (2,3 mL, 17,7 mmol) e PPh3 (1,71 g, 6,5 mmol) em 20 mL de MeCN adicionou-se hexacloroetano (1,41 g, 5,97 mmol), e a mistura foi agitada à temperatura ambiente durante 1,5 hora. O solvente foi evaporado, e o resíduo foi purificado por meio de cromatografia dando um sólido branco (1,75 g). MS(ESI) m/e (M+H+): 494. Etapa 3
[00349] Uma mistura do produto da etapa 2 acima (494 mg, 1,0 mmol), ácido indol borônico do Exemplo 42 (377 mg, 1,0 mmol), Pd(dppf)Cl2 (73 mg, 0,10 mmol), Na2CO3 (318 mg, 3,0 mmol), THF (25 mL) e H2O (5 mL) foi refluxada sob N2 de um dia para o outro. A mistura foi despejada em água e extraída com CH2Cl2. A fase orgânica foi combinada, secada sobre Na2SO4 e filtrada dando o composto desejado, que foi usado diretamente na etapa seguinte. MS(ESI) m/e (M+H+): 680. Etapa 4
[00350] Seguindo o procedimento descrito no Exemplo 99, etapas 4-7, o oxadiazol da etapa 3 acima foi convertido ao produto desejado. RMN 1H (MeOD)δ: 8,09(d, J = 8,8 Hz, 2H), 7,99(d, J= 8,8 Hz, 2H), 7,83(s, 1H), 7,66 ~ 7,68(m, 4H), 7,55 ~ 7,58(m, 6H), 7,38 -7,40(m, 1H), 7,22 ~ 7,24(m, 1H), 6,98(s, 1H), 5,39(s, 1H), 5,37 ~ 5,39(m, 2H), 4,52 ~ 4,54(m, 1H), 4,12 ~ 4,14(m, 1H), 3,94 ~ 3,96(m, 1H), 3,10 ~ 3,41(m, 8H), 2,72 ~ 2,76(m, 2H), 1,84 ~ 2,24(m, 8H), 1,34 -1,41(m, 6H), 1,16 ~ 1,19(m, 6H). MS(ESI) m/e (M+H+): 821. Exemplo 192: {(2S)-1-[(2S)-2-{5-[4-(5-{2-[(2S)-1-{(2S)-2-[(metóxi- carbonil)amino]-3-metilbutanoil} pirrolidin-2-il] -1 H-imidazol-5-il }-1- benzofuran-2-il)fenil]-1H-imidazol-2-il }pirrolidin-1-il]-3-metil-1-oxobutan- 2-il]carbamato de metila
[00351] Um frasco de 3 bocas, fundo redondo, de 2 litros, equipaco com um agitador de topo e uma entrada de N2 foi carregado com uma solução de cloreto de oxalila (130 mL, 0,26 mol) em DCM (250 mL). A solução foi resfriada a -78°C, e adicionou-se uma solução de DMSO (20 mL, 0,28 mol) em DCM (30 mmoL) por gotejamento. Após 30 minutos, adicionou-se por gotejamento uma solução de (S)-N-Boc-prolinol (40 g, 0,20 mol) em DCM (200 mL). Após 30 minutos adicionou-se TEA (140 mL, 1,00 mol) à solução, e o frasco foi transferido para um banho de gelo/água e agitado durante mais 30 minutos. A mistura de reação foi diluída com DCM (200 mL) e lavado sucessivamente com H2O, HCl 1M, NaHCO3 saturado, e salmoura. A camada de DCM foi secada sobre Na2SO4, filtrada, e concentrada dando t-butil éster do ácido (S)-2-formil-pirrolidina-1-carboxílico (40 g)como um óleo, que foi usado sem purificação adicional. Etapa 2
[00352] Glioxal (2,0 mL de 40 % em água) foi adicionado por gotejamento ao longo de 11 minutos a uma solução em metanol de NH4OH (32 mL) e (S)-Boc-prolinal (8,564 g, 42,98 mmol) e isto foi agitado à temperatura ambiente durante 19 horas. Os componentes voláteis foram removidos em vácuo, e o resíduo foi purificado por meio de uma cromatografia de flash em sílica-gel (EtOAc) seguido de uma recristalização (EtOAc) dando o composto desejado como um sólido branco fofo (4,43 g). RMN 1H (DMSO) δ: 11,68, 11,59(br s, 1H), 6,94(s, 1H), 6,76(s, 1H), 4,76(m, 1H), 3,48(m, 1H), 3,35-3,29(m, 1H), 2,23-1,73(m, 4H), 1,39/1,15(s, 9H). MS(ESI) m/e (M+H+): 238. Etapa 3
[00353] A uma suspensão do composto da etapa 2(140 g, 0,59 mol) em THF (2000 ml) adicionou-se NBS (200 g, 1,1 mol). A mistura foi agitada à temperatura ambiente sob proteção com N2 de um dia para o outro antes de o solvente ser removido, e o resíduo foi purificado por meio de cromatografia em sílica-gel dando 230 g do composto dibromo desejado. MS(ESI) m/e (M+H+): 396. Etapa 4
[00354] A uma suspensão de composto da etapa 3 (230 g, 0,58 mol) em EtOH/H2O (3000 ml) adicionou-se Na2SO3 (733 g, 5,8 mol). A mistura resultante foi agitada em refluxo de um dia para o outro. Após resfriar à temperatura ambiente, a mistura foi extraída por meio de DCM e concentrada sob vácuo. O resíduo resultante foi purificado por meio de cromatografia em sílica-gel dando o alvo desejado bromo imidazol. MS(ESI) m/e (M+H+): 317. Etapa 5
[00355] A uma solução agitada de 4-bromofenilacetato de etila (50 g, 205,8 mmol) em CCl4 (500 mL) adicionou-se NBS (38 g, 214,7 mmol), depois 48 % de HBr aquoso (4 pastilhas). Após a adição, a solução foi agitada de um dia para o outro a 80°C sob argônio. Em seguida, a reação foi resfriada à temperatura ambiente, filtrada, e concentrada. O óleo resultante foi usado diretamente na etapa seguinte. Etapa 6
[00356] A uma solução do composto da etapa 5 (2 g, 6,2 mmoi) em DMF (20 mL) adicionou-se 5-bromosalicilaldeído (1,21 g, 6,0 mmol) e CS2CO3 (2 g, 12,3 mmol) sob proteção com N2. A suspensão resultante foi agitada durante 5 horas a 160°C, depois resfriada e tratada com água. O precipitado resultante foi filtrado, e a torta de filtração foi secada em vácuo dando o composto desejado, que foi usado diretamente na etapa seguinte. Etapa 7
[00357] Uma suspensão do produto da etapa 6 acima (4,43 g, 12,58 mmol), bis(pincolato)diboro (8,31 g, 32,72 mmol), AcOK (3,72 g, 37,7 mmol) e Pd(dppf)Cl2 (921 mg, 1,26 mmol) em dioxano (100 mL) foi aquecida em refluxo durante 4 horas sob N2. A mistura foi concentrada, o resíduo foi repartido entre H2O e DCM, e a fase aquosa foi extraída com DCM. As camadas orgânicas combinadas foram lavadas com salmoura, secadas sobre Na2SO4, concentradas. O resíduo foi purificado por meio de cromatografia em sílica-gel dando o composto desejado (5 g). Etapa 8
[00358] Uma suspensão do produto da etapa 4 (5 mmol), o éster de boronato da etapa 7 (2 mmol), Pd(dppf)Cl2 (146 mg, 0,2 mmol), e Na2CO3 (636 mg, 6 mmol) foi refluxada em THF/H2O (10:1, 33 mL) de um dia para o outro sob proteção com N2. A mistura foi resfriada e filtrada, e o filtrado foi lavado com água (50 mL) depois extraído com EtOAc (100 mL), lavado com salmoura e secado sobre sulfato de sódio anidro. A solução foi concentrada e o resíduo resultante foi purificado por meio de cromatografia de coluna (PE / EA = 8:1 ^ 5:1) dando o composto desejado. MS(ESI)m/z(M+H)+:641). Etapa 9
[00359] O produto da etapa 8 (1,3 mmol) foi adicionado em 3M HCl/CH3OH (20 mL) e a mistura foi agitada à temperatura ambiente durante de 2 a 3 horas. A mistura foi concentrada, e o produto bruto foi usado diretamente na etapa seguinte sem purificação adicional. MS(ESI)m/z(M+H)+: 441. Etapa 10
[00360] A uma mistura do produto da etapa 9 (1 mmol), N-Moc-L- valina (2,1 mmol) e DIPEA (0,4 mL) em DMF (3 mL) adicionou-se reagente BOP (2,2 mmol). A mistura resultante foi agitada à temperatura ambiente durante 16 horas. A solução foi submetida diretamente a RPLC dando o composto desejado. RMN 1H (MeOD)δ: 7,7-8,1(m, 10H), 7,4(m, 1H), 5,3(m, 2H), 4,3(m, 2H), 4,1(d, J=4,8Hz, 2H), 3,9(m, 2H), 3,7(m, 6H), 2,6(d, J =4,8 Hz, 2H), 2,0-2,4(m, 8H), 1,3-1,4(m, 2H), 0,9-1,0(m, 12H). MS(ESI)m/z(M+H)+: 780. Exemplos 193-202
[00361] Compostos dos Exemplos 193-202 foram preparados de uma maneira similar como descrito no Exemplo 192.
Exemplo 203: {(2S)-1-[(2S)-2-{5-[3-fluoro-4-(5-{2-[(2S)-1-{2S)-2- [ (metoxicarbonil)amino]-3-metilbutanoil }pirrolidin-2-il]-1H-imidazol-5-il}- 1 -benzofuran-2-il)fenil] -1 H-imidazol-2-il }pirrolidin-1 -il] -3 - metil-1 - oxobutan-2-il}carbamato de metila
[00362] A uma solução de 5-bromobenzofurano (3,9 g, 20 mmol) em THF seco (30 mL) resfriada a -78°C protegida com N2 adicionou-se lentamente LDA (preparado de n-BuLi e iPr2NH em THF (~30 mmol)). A mistura foi agitada à mesma temperatura durante 30 minutos, depois adicionou-se triisopropilborato (5,64 g, 30 mmol) à mistura. A mistura foi deixada aquecer à temperatura ambiente e agitada durante 2 horas. A mistura foi então extinta com HCl 1N a pH=3 e extraída com EtOAc. As fases orgânicas combinadas foram usadas, secadas e filtradas. O filtrado foi concentrado dando o produto desejado(4,3 g). MS(ESI) m/e (M+H+): 241. Etapa 2
[00363] Uma suspensão do ácido borônico da etapa 1 (1,44 mg, 6,0 mmol), 2-fluoro-4-iodobromobenzeno (1,8 g, 6,0 mmol), Pd(dppf)Cl2 (600 mg), Na2CO3 (954 mg, 9,0 mmol) e em THF/H2O (9:1, 100 mL) foi refluxada a 75°C de um dia para o outro sob proteção com N2. A mistura foi resfriada e filtrada. O filtrado foi lavado com água (150 mL) e extraído com EtOAc (200 mL), lavado com salmoura e secado sobre sulfato de sódio anidro. A solução foi evaporada e o resíduo foi purificado por meio de cromatografia de coluna (PE / EA = 8:1 ^ 5:1) dando o composto desejado. MS(ESI) m/e (M+H+): 370. Etapa 3
[00364] A uma solução do produto da etapa 2 (1,85 g, 5 mmol), bis(pinacolato)diboro (2,54 g, 10 mmol) e Pd(dppf)Cl2 (80 mg) e KOAc (0,98 g, 10 mmol) foram dissolvidos em 1,4-dioxano (30 mL), e a mistura de reação foi aquecida a 110°C durante 16 horas. O solvente foi evaporado, e o resíduo foi purificado por meio de cromatografia de coluna com eluição por sílica-gel com PE dando o produto desejado como sólido branco (1,95 g). MS(ESI) m/e (M+H+): 465. Etapa 4
[00365] Uma suspensão do bromoimidazol do Exemplo 192 (5 mmol), o éster de boronato da etapa 3 (2 mmol), Pd(dppi)Cl2 (146 mg, 0,2 mmol) e Na2CO3 (636 mg, 6 mmol) foi refluxada em THF/H2O (10:1,33 mL) de um dia para o outro sob proteção com N2. A mistura foi resfriada e filtrada, e o filtrado foi lavado com água (50 mL) e extraído com EtOAc (100 mL), lavado com salmoura e secado sobre sulfato de sódio anidro. A solução foi concentrada, e o resíduo resultante foi purificado por meio de cromatografia de coluna (PE/EtOAc = 8:1) dando o composto desejado. MS(ESI) m/e (M+H+): 683. Etapa 5
[00366] O produto da etapa 4 (682 mg, 1,0 mmol) foi tratado com 3M HCl/CH3OH (10 mL) e a mistura foi agitada à temperatura ambiente durante 3 horas. A mistura de reação foi concentrada, e o produto bruto foi usado diretamente na etapa seguinte sem purificação adicional. MS(ESI) m/e (M+H+): 483. Etapa 6
[00367] A uma mistura do produto da etapa 5 (482 mg, 1,0 mmol), N- Moc-L-valina (2,1 mmol) e DEPEA (0,4 mL) em DMF (3 mL) adicionou-se reagente BOP (977 mg, 2,2 mmol). A mistura resultante foi agitada à temperatura ambiente durante 16 horas. A solução foi submetida diretamente a RPLC dando o composto desejado como sólido branco (40 mg). RMN 1H (MeOD)δ: 7,99(s,l H), 7,89-7,80(m, 5 H), 7,72-7,67(m, 2H), 7,47(s 1H)5 27- 5,22(m, 2H), 4,22(d, 2H), 4,09(d, 2H), 3,89-3,84(m, 2H), 3,64(s, 6H), 2,55- 2,02(m, 10H), 0,92(d, 6H), 0,88(d, 6H). MS(ESI) m/e (M+H+): 797. Exemplos 204-212
[00368] Compostos dos Exemplos 204-212 foram preparados de uma maneira similar como descrito no Exemp o 203.
Exemplo 213: {(1R)-2-[(2S)-2-{5-[4-(5-{2-[(2S)-1-{(2R)-2[(metóxi- carbonil)amino]-2-fenilacetil }pirrolidin-2-il]-1H-imidazol-5-il}-1,3- benzoxazol-2-il)fenil] -1 H-imidazol-2-il} pirrolidin-1 -il] -2-oxo-1- feniletil}carbamato de metila
[00369] Ácido 4-bromobenzóico (20 g, 0,1 bromofenol (18,8 g, 0,1 mol) foram adicionados em ácido polifosfórico (250 mL), e a mistura foi agitada a 140°C durante 90 minutos. Após resfriar em um banho de gelo a mistura de reação foi diluída com água (4000 mL) e neutralizada com NaOH. O sólido resultante foi removido por filtração e secado dando o benzoxazol desejado. MS(ESI) m/e (M+H+): 354. Etapa 2
[00370] Uma suspensão do produto da etapa 1 acima (10,6 g, 30 mmol), bis(pinacolato)diboro (30,3 g, 120 mmol), KOAc (7,6 g, 78 mmol) e Pd(dppf)Cl2 (1,1 g, 1,5 mmol) em dioxano (300 ml) foi agitada a 100°C sob proteção com N2 de um dia para o outro. A mistura de reação foi resfriada e concentrada, depois cromatografada em sílica-gel deu o produto composto. MS(ESI) m/e (M+H+): 366. Etapa 3
[00371] Uma suspensão do produto da etapa 2 (1,2 g, 2,6 mmol), bromoimidazol do Exemplo 192 (2 g, 6,3 mmol), Na2CO3 (1,3 g, 12 mmol) e Pd(dppf)Cl2 (220 mg, 0,3 mmol) em THF/H2O (36 ml) foi agitada a 100°C sob proteção com N2 de um dia para o outro. A mistura de reação foi concentrada e purificada por meio de cromatografia em sílica-gel dando o composto desejado. MS(ESI) m/e (M+H+): 666. Etapa 4
[00372] Uma solução do produto da etapa 3 (400 mg, 0,6 mmol) em HCl/MeOH (20 ml) foi agitada à temperatura ambiente durante 3 horas, depois concentrada e secada sob alto vácuo dando a produto desejado. MS(ESI) m/e (M+H+): 466. Etapa 5
[00373] A uma mistura do produto da etapa 4 (233 mg, 0,5 mmol), N- Moc-D-Phg (1,1 mmol) e DIPEA (0,2 mL) em DMF (3 mL) adicionou-se reagente BOP (488 mg, 1,1 mmol). A mistura resultante foi agitada à temperatura ambiente durante 16 horas antes que a solução fosse submetida diretamente a RPLC dando o composto desejado. RMN 1H (MeOD)δ: 8,4(d, J=8,4 Hz, 2H), 8,2(s, 1H), 8,0(m, 3H), 7,9(m, 3H), 7,5-7,4(m, 10H), 5,5(s, 2H), 5,3(m, 2H), 4,1-4,0(m, 2H), 3,6(d, J=2,8 Hz, 6H), 3,3(m, 1H), 3,3-3,1(m, 1H), 2,5-2,3(m, 2H), 2,2-2,1(m, 4H), 2,0(m, 2H). MS(ESI) m/e (M+H+): 780. Exemplos 214-215
[00374] Compostos dos Exemplos 214-215 foram preparados de uma maneira similar como descrito no Exemplo 213.
Exemplos 216-227
[00375] Compostos dos Exemplos 216-227 foram preparados de uma maneira similar como descrito no Exemplo 189b (Procedimento alternativo).
Exemplo 228 - Medindo a potência inibidora do composto
[00376] Medição da inibição por composots foi realizada usando o sistema de replicon do HCV. Usou-se vários replicons diferentes que codificam diferentes genótipos de HCV ou mutações. Adicionalmente, realizou-se mutações de potência usando formatos diferentes do ensaio de replicon, incluindo diferentes maneiras e diferentes formatos de plaqueamento. Ver Jan M. Vrolijk et al., A replicons-based bioassay for the measurement of interferons in patients with chronic hepatitis C, 110 J. VIROLOGICAL METHODS 201 (2003); Steven S. Carroll et al, Inhibition of Hepatitis C Virus RNA Replication by 2'-Modified Nucleoside Analogs, 278(14) J. BIOLOGICAL CHEMISTRY 11979 (2003). No entanto, os princípios subjacentes são comuns para todas estas determinações, e são delineados abaixo.
[00377] Usou-se linhas de células estáveis abrigando replicon codificando neomicina fosfotransferase, de modo que todas as linhas de células foram mantidas sobre seleção de G418 antes do ensaio. Em alguns casos, as linhas de células codificaram uma fusão luciferase:Neor e poderiam ser analisadas diretamente por meio de determinação do número de cópias do RNA, ou indiretamente por meio de medição da atividade de luciferase.
[00378] Para iniciar um ensaio, células de replicon foram plaqueadas na presença de uma série de diluições de composto de teste na ausência de G418. Tipicamente, os ensaios foram realizados em um formato de placa de 96 poços para operação manual, ou uma placa de 384 poços em formato automatizado. Células de replicon e composto foram incubados durante de 24 a 72 horas. Ao término do ensaio, células foram lavadas e tornadas livres de meio e composto e, então, lisadas. A atividade de luciferase foi medida usando-se um ensaio convencional de luciferase. Determinações de EC50 foram calculadas como um percentual de um controle de DMSO por meio de adequação dos dados a uma função de adequação de quatro parâmetros.
[00379] A tabela de atividades abaixo proporciona dados representativos ilustrando a atividade observada contra o genótipo 1b.
[00380] Deve-se considerar que várias das características e funções discutidas acima e outras, ou alternativas das mesmas, podem ser combinadas desejavelmente em muitos outros sistemas ou aplicações diferentes. Deve-se considerar também que aqueles com prática na arte poderão realizar várias alternatives, modificações, variações ou melhoramentos presentemente não- previstos ou não-antecipados e que também devem ser compreendidos pelas reivindicações a seguir.