-
Die
vorliegende Erfindung betrifft ein Verfahren zur Darstellung von
2'-O-substituierten
Nukleosiden und insbesondere ein Verfahren zur Darstellung von 2'-O-substituiertem Uridin
und Cytidin.
-
Ein
Großteil
der Forschungsarbeit in den letzten Jahren wurde durch die Möglichkeit
stimuliert, daß es
sich bei synthetischen Oligonukleotiden um wirksame Inhibitoren
der Genexpression handeln könnte,
die sich als Chemotherapeutika einsetzen ließen. Um ihren Abbau durch zelluläre Nukleasen
zu vermeiden, sollten solche Oligonukleotide unbedingt modifiziert
sein. Dabei können
Modifikationen an den Internukleotidverknüpfungen, den Basenresten sowie
den Zuckerresten vorgenommen werden. Eine große Anzahl an Oligonukleotidanalogen,
bei denen die Internukleotidverknüpfungen modifiziert wurden, insbesondere
als Phosphorothioate mit nicht-verbrückenden Schwefelatomen, wurde
bereits beschrieben. Mehrere dieser Phosphorothioatanaloge sind vielversprechende
Arzneistoffkandidaten, die nun klinisch getestet werden. Phosphorothioate
besitzen jedoch einige Nachteile. So zeigen sie etwa keine optimalen
RNA-Bindungseigenschaften und neigen ebenfalls dazu, Proteine nichtspezifisch
zu binden. Mögliche
Basenmodifikationen sind eindeutig dahingehend beschränkt, daß sie zu
keiner signifikanten Abnahme der Hybridisierungseigenschaften führen dürfen. In
letzter Zeit wurde beträchtliches
Interesse auf die Modifikation der Zuckerreste gerichtet. Bei einer
besonderen Art der Modifikation werden 2'-α-Alkoxygruppen eingeführt (siehe
z. B. in 2'-O-Alkyloligoribonukleotiden).
Während
kleine Alkoxygruppen (siehe z. B. Methoxy) bessere Hybridisierungseigenschaften
mit komplementären
Ribonukleinsäuren (RNA)
begünstigen,
neigt eine Größenzunahme
der Alkoxygruppe dazu, die Nukleaseresistenz zu erhöhen. Dabei
hat sich 2-Methoxyethoxy als eine Alkoxygruppe herausgestellt, die
sowohl gute Hybridisierungseigenschaften als auch eine hohe Nukleaseresistenz
verleiht. Es scheint daher gut möglich
zu sein, daß 2'-O-(2-Methoxyethyl)ribonukleoside
in eine zweite Generation potentieller Oligonukleotid-Chemotherapeutika
eingebaut werden. Aus diesem Grund wird der Entwicklung zweckmäßiger Verfahren zur
Herstellung von 2'-O-(2-Methoxyethyl)ribonukleosiden
inzwischen große
Bedeutung beigemessen.
-
Die
von der D-Ribose ausgehende Herstellung von 2'-O(2-Methoxyethyl)-ribonukleosiden wurde
bereits beschrieben. Bei diesen Herstellungsverfahren wurden Schutzgruppen
eingesetzt und eine relativ große
Anzahl von Schritten benötigt.
So wurde beispielsweise von Martin, P. Helv. Chim. Acta 1995, 78,
486–504
2'-O-'(2-Methoxyethyl)-5-methyluridin aus
D-Ribose in 10 Schritten und mit 33% Gesamtausbeute dargestellt.
In einem späteren
Bericht von McGee und Zhai in Abstracts of American Chemical Society
National Meeting, Division of Organic Chemistry, März 1996,
Arbeit Nr: 253, wurde eine wesentlich zweckmäßigere Verfahrensweise
zur Herstellung von 2'-O-Alkylderivaten
aus den Haupt-Pyrimidinribonukleosiden
vorgestellt. So wurde beim Erhitzen von 5'-O-(4,4'-Dimethoxytrityl)-2,2'-anhydro-1-β-D-arabinofuranosyluracil
mit Magnesiummethanolat in N,N-Dimethylformamid (DMF) auf 100°C 5'-O-(4,4'-Dimethoxytrityl)-2'-O-methyluridin mit 94% Ausbeute erhalten.
Etwas niedrigere Ausbeuten wurden für die entsprechenden 5'-O-Ethyl-, 5'-O-(n-Propyl)- und
5'-O-Allyluridin-Derivate
bei den Umsetzungen desselben Substrats mit den entsprechenden Magnesiumalkoholaten
erhalten. Es wurde ebenfalls berichtet, daß sich Magnesiumsalkoholate
durch Calciumalkoholate ersetzen ließen. Aus McGee et al Nucleosides
and Nucleotides 1996, 15 (11&12), 1797–1803 ist
die Darstellung von 2'-O-Alkyl-pyrimidinnukleosiden
mit zweiwertigen Metallalkoholaten bekannt:
-
Von
Ross et al. in Nucleosides and Nucleotides, 1997, 16, 1641-3 wurde
berichtet, daß beim
Erhitzen von ungeschütztem
2,2'-Anhydro-1-β-D-arabinofuranosyluracil
mit einem zweifachen Überschuß an Borsäuretrimethylester
sowie einer stöchiometrischen
Menge an Orthoameisensäuretrimethylester
in Methanol bei 150°C
unter Druck für
42 h 2'-O-Methyluridin
mit 86% isoliertem Ausbeute erhalten wurde. In ähnlichem Weise wurde 2'-O-Methyl-5-methyluridin
aus 2,2'-Anhydro-5-methyl-(1-β-D-arabinofuranosyluracil)
mit dem Borsäureesterverfahren
dargestellt, und die Darstellung von 2'-O-Methylcytidin wurde ebenfalls berichtet,
obwohl keine experimentellen Einzelheiten zur Verfügung gestellt
wurden. Es wurde erwähnt,
daß die
Ausbeute von 2'-O-Alkyluridin mit
zunehmender Größe des Alkohols
abnimmt. Aus
WO 96/27606 ist die Synthese von 2'-Osubstituierten Pyrimidinnukleosiden
in Gegenwart von Lewis-Säuren,
vor allem Borsäureestern,
bekannt.
-
Es
besteht weiterhin der Wunsch, zusätzliche oder alternative Wege
für die
Darstellung von 2'-Osubstituierten
Nukleosiden zu identifizieren.
-
Gemäß der vorliegenden
Erfindung wird daher ein Verfahren zur Darstellung einer Verbindung der
Formel (1)
wobei
X und X
1 jeweils unabhängig voneinander für H oder eine
Schutzgruppe stehen;
B für
eine Base; und
R für
eine Alkyl-, Alkoxyalkyl-, Alkenyl- oder Alkinylgruppe, die jeweils
gegebenenfalls substituiert sein kann, steht;
bereitgestellt,
bei
dem eine Verbindung der Formel (2):
wobei
L für eine Abgangsgruppe
steht; und
B, X und X
1 die oben angegebene
Bedeutung besitzen,
mit einer Verbindung der Formel Al(OR)
3, wobei R die oben angegebene Bedeutung
besitzt, unter weitgehend wasserfreien Bedingungen umgesetzt wird.
-
Steht
R für Alkenyl,
so handelt es sich bei der Alkenylgruppe häufig um eine C2–4-Alkenylgruppe, vor
allem um eine Allyl- oder Crotylgruppe. Bedeutet R Alkyl, so handelt
es sich bei der Alkylgruppe vorzugsweise um ein C1–4-Alkyl
und ganz besonders bevorzugt um eine Methyl- oder Ethylgruppe. Bedeutet R
Alkoxyalkyl, so handelt es sich bei der Alkoxyalkylgruppe oftmals
um eine C1–4-Alkyoxy-C1–4alkylgruppe und
vorzugsweise um eine Methoxyethylgruppe. Steht R für Alkinyl,
so handelt es sich bei der Alkinylgruppe häufig um eine C2–4-Alkinylgruppe, vor
allem um eine Propargylgruppe. Die Alkyl-, Alkenyl-, Alkinyl- und
Alkoxyalkylgruppen können
selbst mit einem oder mehreren Substituenten, insbesondere Halogen,
vor allem F, Cl oder Br, sowie Aminosubstituenten substituiert sein.
-
Zu
den Schutzgruppen, für
die X und X1 stehen können, gehören beispielsweise säurelabile Schutzgruppen, insbesondere
Trityl- und substituierte Tritylgruppen, wie z. B. Dimethoxytrityl-
und 9-Phenylxanthen-9-ylgruppen;
säurelabile
Acetalschutzgruppen, insbesondere 1-(2-Fluorphenyl)-4-methoxypiperidin-4-yl
(Fpmp); sowie basenlabile Schutzgruppen, wie z. B. Acylgruppen,
die üblicherweise
bis zu 16 Kohlenstoffatome enthalten, wie z. B. Ethanoylgruppen
oder Fettsäurealkanoylgruppen,
einschließlich
insbesondere lineare oder verzweigte C6–16-Alkanoylgruppen,
wie z. B. Lauroylgruppen; Benzoyl- und substituierte Benzoylgruppen,
wie z. B. Alkyl-, üblicherweise
C1–4-Alkyl-,
und Halogen-, üblicherweise
Chlor- oder Fluor-, substituierte Benzoylgruppen.
-
Als
Schutzgruppen sind ebenfalls die von Gamma-Ketosäuren abgeleiteten Schutzgruppen, wie
z. B. Levulinoylgruppen und substituierte Levulinoylgruppen, geeignet.
Zu den substituierten Levulinoylgruppen gehören 5-Halogenlevulinoyl-, wie
z. B. 5,5,5-Trifluorlevulinoyl-,
und Benzoylpropionylgruppen; sowie Silyl- und Siloxanether, wie
z. B. Alkyl-, üblicherweise
C1–4-Alkyl-,
und Aryl-, üblicherweise Phenyl,
Silylether, insbesondere Trialkylsilylgruppen, häufig Tri(C1–4-alkyl)silylgruppen,
wie z. B. tertiäres-Butyldimethylsilyl-
und tertiäres-Butyl-diphenylsilylgruppen.
-
Zu
den Basen, für
die B stehen kann, gehören
Nukleobasen, insbesondere Purine, vor allem Adenin (A) und Guanin
(G); sowie Pyrimidine, vor allem Thymin (T), Cytosin (C) und Uracil
(U); sowie substituierte Derivate davon. Zu den Substituenten, die
zusätzlich
zu den Schutzgruppen die Basen substituieren können, gehören beispielsweise Alkyl-,
vor allem C1–4-Alkyl-,
insbesondere Methyl-; Halogen-, insbesondere Cl- oder Br-; Amino-,
Alkenyl-, vor allem C1–4-Alkenyl- und insbesondere
Allyl-; Alkoxyalkyl-, vor allem C1–4-Alkoxy-C1–4-alkyl-,
insbesondere Methoxyalkyl-; sowie Alkinyl-, insbesondere Propargyl-,
Substituenten. Die Alkyl-, Alkenyl-, Alkinyl- und Alkoxyalkylgruppen
können
ihrerseits mit einem oder mehreren Substituenten, insbesondere Halogen-,
vor allem F, Cl oder Br, und Aminosubstituenten substituiert sein.
-
Zusätzlich zur
Gegenwart der Schutzgruppen X und X1 können die
in der vorliegenden Erfindung eingesetzten Basen auch nötigenfalls
durch geeignete Schutzgruppen geschützt sein. Die dabei zum Schutz
solcher Basen eingesetzten Schutzgruppen sind im Fachgebiet bekannt.
So lassen sich beispielsweise A und/oder C durch Benzoyl, einschließlich substituiertem
Benzoyl, z. B. Alkyl- oder Alkoxy-, häufig C1–4-Alkyl-
oder C1–4-Alkoxy-, benzoyl;
Pivaloyl; und Amidin, vor allem Dialkylaminomethylen, vorzugsweise
Di(C1–4-alkyl)aminomethylen,
wie z. B. Dimethyl- oder Dibutylaminomethylen, schützen. G kann
durch eine Phenylgruppe, einschließlich substituiertem Phenyl,
z. B. 2,5-Dichlorphenyl, und ebenso durch eine Isobutyrylgruppe
geschützt
werden. T und U werden im allgemeinen nicht geschützt, können jedoch
in gewissen Ausführungsformen
vorteilhafterweise geschützt
werden, beispielsweise am O4 durch eine Phenylgruppe, einschließlich substituiertem
Phenyl, z. B. 2,4-Dimethylphenyl,
oder am N3 durch ein Pivaloyloxymethyl, Benzoyl, Alkyl- oder Alkoxy-substituiertes
Benzoyl, wie z. B. C1–4-Alkyl- oder C1–4-Alkoxybenzoyl.
-
In
gewissen Ausführungsformen
handelt es sich bei X und X1 um eine einzige
Schutzgruppe, die sowohl die 3'-
als auch die 5'-Position
schützt.
Zu solchen Gruppen gehören
beispielsweise Disiloxane, vor allem Tetraalkyldisiloxane, wie z.
B. Tetraisopropyldisiloxan.
-
Zu
den Abgangsgruppen, für
die L stehen kann, gehören
solche Abgangsgruppen, die sich durch ein Nukleophil der Formel
RO– verdrängen lassen.
Zu den bevorzugten Abgangsgruppen gehören beispielsweise Gruppen
der Formel -OSO2CH3, -OSO2CF3, Cl, Br, I,
O-Mesyl-, O-Brosyl- und
O-Tosylgruppen.
-
In
gewissen bevorzugten Ausführungsformen
handelt es sich bei der Abgangsgruppe um die Base B, die chemisch
in 2'-Stellung gebunden
ist, üblicherweise über ein
Sauerstoff- oder Schwefelatom oder eine Gruppe der Formel -NRX-, wobei RX für H oder
eine C1–6-Alkyl-
oder Aryl-, z. B. eine Phenyl-, Gruppe steht. Ganz besonders bevorzugt
handelt es sich bei der Base um ein in 2'-Stellung über ein
Sauerstoffatom gebundenes Uracil.
-
Dementsprechend
wird in einem zweiten Aspekt der vorliegenden Erfindung ein Verfahren
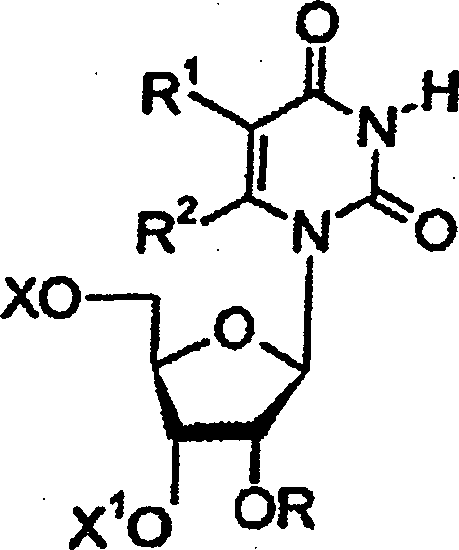
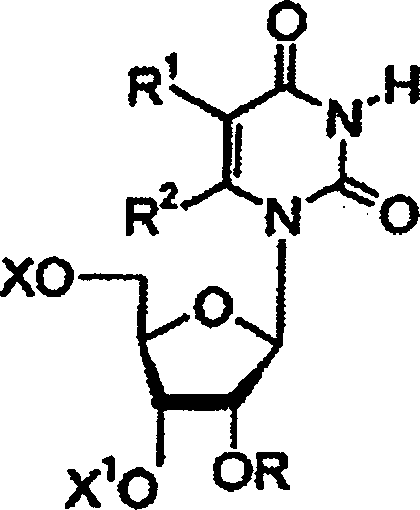
zur Darstellung einer Verbindung der Formel (3):
wobei
X und X
1 die oben angegebene Bedeutung besitzen;
R
1 und R
2 jeweils
unabhängig
voneinander für
H, Alkyl, Alkenyl, Alkinyl oder Halogen stehen; und
R für eine Alkyl-,
Alkoxyalkyl-, Alkenyl- oder Alkinylgruppe, die jeweils gegebenenfalls
substituiert sein kann, steht;
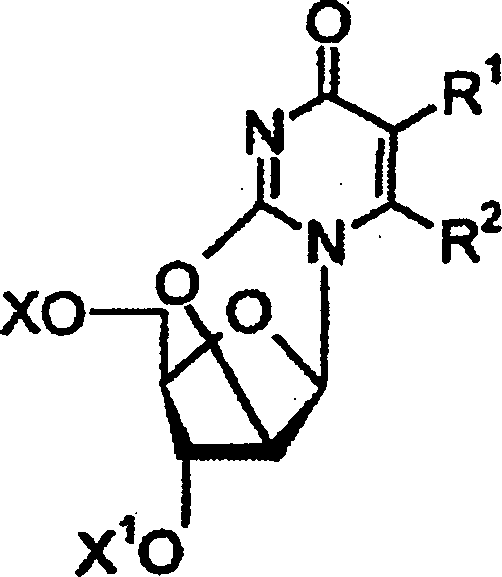
bereitgestellt, bei dem eine
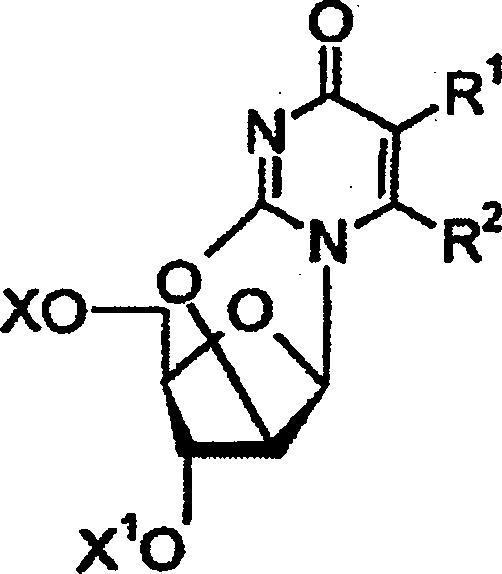
Verbindung der Formel (4)
wobei
X, X
1,
R
1 und R
2 die oben
angegebene Bedeutung besitzen; mit einer Verbindung der Formel Al(OR)
3, wobei R die oben angegebene Bedeutung
besitzt, unter weitgehend wasserfreien Bedingungen umgesetzt wird.
-
Steht
R1 oder R2 jeweils
für Alkenyl;
so handelt es sich bei der Alkenylgruppe häufig um eine C2–4-Alkenylgruppe,
vor allem eine Allyl- oder Crotylgruppe. Bedeutet R1 oder
R2 jeweils Alkyl , so handelt es sich bei
der Alkylgruppe vorzugsweise um eine C1–4-Alkyl- und ganz besonders
bevorzugt um eine Methyl- oder Ethylgruppe. Bedeutet R1 oder
R2 jeweils Alkoxyalkyl, so handelt es sich
bei der Alkoxyalkylgruppe häufig
um eine C1–4-Alkyoxy-C1–4-alkylgruppe
und vorzugsweise um eine Methoxyethylgruppe. Steht R1 oder
R2 jeweils für
Alkinyl, so handelt es sich bei der Alkinylgruppe häufig um
eine C2–4-Alkinylgruppe,
vor allem eine Propargylgruppe. Die Alkyl-, Alkenyl- und Alkinylgruppen,
für die
R1 oder R2 steht,
können
mit einem oder mehreren Substituenten, insbesondere Halogen, vor
allem F, Cl oder Br, und Aminosubstituenten, substituiert sein. Steht
R1 oder R2 jeweils
für Halogen,
so handelt es sich bei dem Halogen vorzugsweise um Cl, Br oder I. Ganz
besonders bevorzugt bedeuten sowohl R1 und R2 jeweils H, oder R1 bedeutet
C1–4-Alky1
und R2 bedeutet H.
-
Das
erfindungsgemäße Verfahren
findet in Gegenwart eines geeigneten, weitgehend wasserfreien Lösungsmittels
statt. Zu den geeigneten Lösungsmitteln.
gehören
beispielsweise Halogenkohlenstoffe, wie z. B. Chloroform, 1,2-Dichlorethan
und Chlorbenzol; Ester, insbesondere Alkylester, wie z. B. Essigsäureethylester,
und Propionsäuremethyl-
oder -ethylester; Amide, wie z.B. N-Methylpyrrolidinon, Dimethylformamid
und insbesondere Dimethylacetamid; niederes Alkyl, z. B. C2–4-Nitril,
wie z.B. Acetonitril; Ether, wie z. B. Glyme und Diglyme und cyclische Ether,
wie z. B. Tetrahydrofuran und Dioxan; tertiäre Amine, wie z.B. N-Methylpyrrolidin,
und heterocyclische aromatische Amine, wie z. B. Pyridin, sowie
Alkohole, am üblichsten
der Alkohol, der der Gruppe R entspricht, z. B. Methanol, Ethanol,
Methoxyethanol, Allylalkohol oder Propargylalkohol.
-
Das
erfindungsgemäße Verfahren
wird häufig
bei einer Temperatur durchgeführt,
die von Raumtemperatur, wie z. B. etwa 25°C, bis zur Rückflußtemperatur des eingesetzten
Lösungsmittels
reicht. Temperaturen oberhalb des normalen Siedepunkts des eingesetzten
Lösungsmittels
können
gewünschtenfalls
verwendet werden, indem das Verfahren unter Überdruckbedingungen, beispielsweise
in einem abgeschlossenen Reaktionsgefäß, durchgeführt wird. Die Temperatur liegt üblicherweise
in einem Bereich von 50 bis 150°C.
-
Das
Verfahren wird üblicherweise über einen Zeitraum
von mehreren Stunden, beispielsweise 4 bis 12 Stunden, bis zu mehreren
Tagen, beispielsweise 1 bis 2 Tagen, durchgeführt, je nach den verwendeten
Reagentien und Reaktionsbedingungen.
-
Enthält die Verbindung
der Formel (1) die Base Uracil, so kann der Uracilteil in einen
Cytosinteil umgewandelt werden. Analog kann der in der Verbindung
der Formel (3) enthaltene Uracilteil ebenso in einen Cytosinteil
umgewandelt werden. Dem Fachmann ist ersichtlich, daß dabei
eine Reihe unterschiedlicher Techniken eingesetzt werden kann. Zu solchen
Techniken gehören
beispielsweise:
-
a)
der Nitrophenylweg (siehe Miah et al., Nucleosides and Nucletides,
1997, 16, S. 53–65),
bei dem man beispielsweise die uracilhaltige Verbindung mit Chlortrimethylsilan
in Acetonitril/1-methylpyrrolidin und danach mit Trifluoressigsäureanhydrid
sowie anschließend.
mit 4-Nitrophenol umsetzt. Der 4-Nitrophenolteil
wird dann mit Ammoniak in wäßrigem Dioxan
unter Erhalt der cytosinhaltigen Verbindung verdrängt; und
-
b)
das Triazolierungsverfahren (siehe Divakar et al., J. Chem. Soc.
Perkin Trans. 1, 1982,. 1171–6),
bei dem man beispielsweise die uracilhaltige Verbindung mit Essigsäureanhydrid
in Pyridin und dann nach Aufarbeitung mit Phosphorylchlorid, 1,2,4-Triazol
und Triethylamin in Acetonitril unter Erhalt des 4-Triazolopyrimidins
umsetzt. Der Triazolteil wird dann mit Ammoniak in wäßrigem Dioxan
verdrängt
und nach Entfernung der Acetylgruppen die cytosinhaltige Verbindung
erhalten.
-
Die
Schutzgruppen lassen sich mit im Fachgebiet für die jeweilige Schutzgruppe
und -funktion bekannten Verfahren abtrennen. So lassen sich Acylschutzgruppen,
wie z. B. Ethanoyl- und Benzoylgruppen, beispielsweise durch Behandlung
mit einer Ammoniaklösung
in einem Alkohol, wie z. B. Ethanol, abtrennen.
-
Benzoyl-,
Pivaloyl- und Amidingruppen lassen sich durch Behandlung mit konzentriertem
wäßrigem Ammoniak
abtrennen.
-
Vorhandene
Tritylgruppen lassen sich durch Behandlung mit Säure, beispielsweise einer Lösung aus
Dichloressigsäure
in Dichlormethan, abtrennen. Im Hinblick auf die Gesamt-Deblockierungsstrategie besteht
ein wichtiger zu berücksichtigender
Punkt darin, daß die
Abtrennung von Trityl-, häufig
DMTr-, Schutzgruppen ("Detritylierung") ohne gleichzeitige Depurinierung
ablaufen sollte, wenn die Base B ein Pyrin, vor allem Adenin, bedeutet.
Eine solche Depurinierung läßt sich
unterdrücken,
indem die "Detritylierung" mit einer verdünnten Lösung von
Hydrogenchlorid bei niedriger Temperatur, insbesondere mit einer
Lösung
von ca. 0,45 M Hydrogenchlorid in Dioxan-Dichlormethan (1 : 8 v/v)
bei –50°C, durchgeführt wird.
Unter diesen Reaktionsbedingungen läßt sich die "Detritylierung" schnell und vollständig durchführen, und
zwar in gewissen Fällen
in 5 Minuten oder weniger.
-
Silyl-Schutzgruppen
können
durch Fluoridbehandlung, beispielsweise mit einer Lösung eines Tetraalkylammoniumfluoridsalzes,
wie z. B. Tetrabutylammoniumfluorid, abgetrennt werden.
-
Fpmp-Schutzgruppen
können
durch saure Hydrolyse unter milden Bedingungen abgetrennt werden.
-
Erfindungsgemäß dargestellte
Verbindungen können
bei der Konstruktion eines gewünschten
Oligonukleotids durch Kopplung mit anderen Nukleosiden oder Oligonukleotiden
(die ihrerseits erfindungsgemäß hergestellt
worden sein können)
eingebaut werden, wobei ein solches Verfahren einen weiteren Aspekt
der vorliegenden Erfindung bildet. Dabei werden die im Fachgebiet
zur Herstellung von Oligonukleotiden bekannten Kopplungsverfahren
eingesetzt.
-
Die
vorliegende Erfindung wird durch die nachfolgenden Beispiele weiter
erläutert,
ohne jedoch darauf beschränkt
zu sein.
-
Allgemeine
experimentelle Einzelheiten
-
Die 1H- und 13C-NMR-Spektren
wurden in einem Bruker-AM 360-Spektrometer bei 360,1 bzw. 90,6 MHz
gemessen; dabei wurde Tetramethylsilan als interner Standard verwendet.
TLC wurde mit mit Kieselgel 60-F254 vorbeschichteten
Platten von Merck (Art.-Nr. 5715), die im Lösungsmittelsystem A [CHCl3-MeOH (85 : 15 v/v)] entwickelt wurden,
durchgeführt.
Die Chromatographie wurde auf einer kurzen Kieselgelsäule (Merck,
Art.-Nr. 7729) durchgeführt. Acetonitril
und 1-Methylpyrrolidin wurden durch Erhitzen unter Rückfluß mit Calciumhydrid
getrocknet und anschließend
destilliert. N,N-Dimethylacetamid (DMA)
wurde durch Destillation über
Calciumhydrid unter vermindertem Druck getrocknet. 2-Methoxyethanol wurde
durch Erhitzen unter Rückfluß mit Aluminiumfolie
(1 g/250 ml) getrocknet und danach destilliert. Diethylether wurde über Natriumdraht
getrocknet.
-
Darstellung von 2,2'-Anhydro-1-(3-D-arabinofuranosyluracil
-
Uridin
(12,21 g, 50 mmol), Diphenylcarbonat (11,79 g, 55 mmol), Natriumhydrogencarbonat
(0,21 g, 2,5 mmol) und trockenes DMA (10 ml) wurden unter Rühren bei
100°C zusammen
erhitzt. Nach 5 h wurden die Produkte auf Raumtemperatur abgekühlt und
unter Rühren
mit. Diethylether (100 ml) versetzt. Nach 2 Stunden wurde der farblose
Niederschlag (11,70 g) durch Filtration gesammelt und mit Ether gewaschen
(2 × 50
ml). Der einzige Nukleosidbestandteil des ausgefallenen Materials
wurde durch Vergleich mit authentischem Material als 2,2'-Anhydro-l-β-D-arabinofuranosyluracil
identifiziert (berechnete quantitative Ausbeute: 11,31 g).
-
Darstellung von 2'-O-(2-Methoxyethyl)uridin
-
Aluminiumfolie
(3,64 g, 0,135 mol) und trockenes 2-Methoxyethanol (135 ml) wurden ca. 1
Std. unter Rückfluß erhitzt,
bis das Aluminium vollständig verbraucht
war. Rohes (siehe oben) 2,2'-Anhydro-1-β-Darabinofuranosyluracil
(10,18 g, ca. 43,5 mmol) wurde zugegeben, wonach die Reaktanden 48
Stunden am Rückfluß erhitzt
wurden. Danach wurden die abgekühlten
Produkte mit absolutem Ethanol (200 ml) und anschließend mit
Wasser (7,3 ml, 0,405 mol) und Celite versetzt. Das erhaltene Gemisch
wurde 10 Minuten unter Rückfluß erhitzt
und danach filtriert. Der Rückstand
wurde mit Ethanol gewaschen (3 × 100
ml). Das Filtrat und die Waschlösungen
wurden vereinigt und anschließend
unter vermindertem Druck eingedampft, so daß ein blaßgelber Feststoff erhalten
wurde. Das Material wurde durch . Chromatographie an eines kurzen
Kieselgelsäule
(70 g) gereinigt: die mit Dichlormethan-Methanol (90 : 10 v/v) eluierten
entsprechenden Fraktionen wurden unter vermindertem Druck eingedampft,
so daß.
die Titelverbindung als farbloser Feststoff erhalten wurde (12,05
g, ca. 91%).
-
Darstellung von 2'-O-(2-Methoxyethyl)cytidin
-
2'-O-(2-Methoxyethyl)uridin
(6,05 g, 20 mmol), 1-Methylpyrrolidin
(20 ml, 0,192 mol), Chlortrimethylsilan (7,6 ml, 59,9 mmol) und
trockenes Acetonitril (100 ml) wurden zusammen bei Raumtemperatur
gerührt.
Nach 1 Stunde wurden die Reaktanden auf 0°C (Eis-Wasser-Bad) abgekühlt, und Trifluoressigsäureanhydrid
(7,1 ml, 50,3 mmol) wurde über
5 Minuten zugetropft. Nach weiteren 30 Minuten bei 0°C wurden
die bei 0°C
erhaltenen Reaktanden unter Rühren
mit 4-Nitrophenol (8,35 g, 60 mmo1) versetzt. Nach 3 Stunden wurden
die Produkte in gesättigtes wäßriges Natriumhydrogencarbonat
(200 ml) gegossen und. das erhaltene Gemisch wurde mit Dichlormethan
extrahiert (3 × 100
ml). Die vereinigten organischen Schichten wurden getrocknet (MgSO4) und unter vermindertem Druck eingedampft.
Eine in einem verschlossen Kolben enthaltene Lösung des Rückstands in Dioxan (100 ml)
wurde unter Rühren mit
kozentriertem wäßrigem Ammoniak
(d 0,88, 20 ml) versetzt und der Kolben anschließend 24 Stunden bei 55°C erhitzt.
Die erhaltene gelbe Lösung
wurde unter vermindertem Druck konzentriert und der Rückstand
mit absolutem Ethanol (3 × 50
ml) eingedampft. Die Produkte wurden durch Chromatographie auf einer
kurzen Kieselgelsäule
aufgetrennt: die mit Dichlormethan-Methanol-Triethylamin (93 : 7
: 0,5 bis 90 : 10 : 0,5 v/v) eluierten entsprechenden Fraktionen
wurden unter vermindertem Druck eingedampft, so daß die Titelverbindung
als schmutzigweißer
Feststoff erhalten wurde (5,07 g 84%).

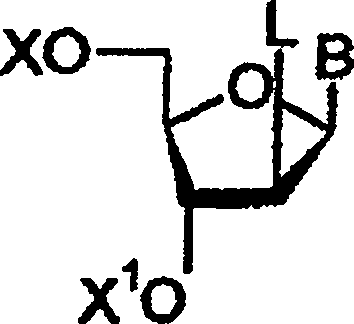
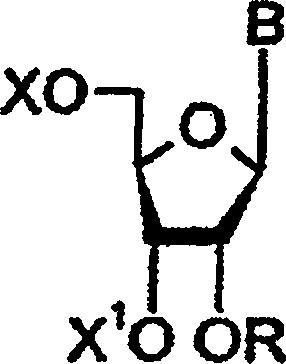 wobei L für eine Abgangsgruppe steht; und B X und X1 die oben angegebene Bedeutung besitzen, mit einer Verbindung der Formel Al(OR)3, wobei R die oben angegebene Bedeutung besitzt, unter weitgehend wasserfreien Bedingungen umgesetzt wird.

 wobei X, X1, R1 und R2 die oben angegebene Bedeutung besitzen; mit einer Verbindung der Formel Al(OR)3, wobei R die oben angegebene Bedeutung besitzt, unter weitgehend wasserfreien Bedingungen umgesetzt wird.
 wobei X und X1 jeweils unabhängig voneinander für H oder eine Schutzgruppe stehen; R1 und R2 jeweils unabhängig voneinander für H, Alkyl, Alkenyl, Alkinyl oder Halogen stehen; und R für eine Alkyl-, Alkoxyalkyl-, Alkenyl- oder Alkinylgruppe, die jeweils gegebenenfalls substituiert sein kann, steht; mit einem Verfahren nach einem der Ansprüche 1 bis 7 dargestellt; und b) die Verbindung der Formel (1) oder der Formel (3) an ein Nukleosid oder Oligonukleotid gekuppelt wird.