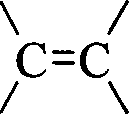-
Gebiet der Erfindung
-
Die
Erfindung betrifft das Gebiet von 1,4-substituierten Piperazinen,
1,4-substituierten Piperidinen und 1-substituierten 4-Alkylidenylpiperidinen.
-
Kurzdarstellung des Standes
der Technik
-
Leukotriene
sind starke lokale Mediatoren, die eine Hauptrolle bei entzündlichen
und allergischen Reaktionen, einschließlich Arthritis, Asthma, Psoriasis
und thrombotischer Erkrankung, spielen. Leukotriene sind geradkettige
Eicosanoide, die durch die Oxidation von Arachidonsäure durch
Lipoxygenasen erzeugt werden. Arachidonsäure wird durch 5-Lipoxygenase
oxidiert und letztendlich zu Leukotrienen A4, B4, C4, D4 oder E4 umgewandelt.
15-Lipoxygenase ist für
die Umwandlung von Arachidonsäure
zu verschiedenen biologisch aktiven Metaboliten, einschließlich 15-Hydroxy-5,8,11,13-eicosatetraensäure (15-HETE),
verantwortlich. Diese beiden Mediatoren sind in die Pathogenese
von Luftwegs- und allergischen Erkrankungen, wie Asthma, durch ihren
Beitrag zu Bronchokonstriktion, Schleimsekretion und Eosinophilen-Wanderung
einbezogen. Ein Gemisch von einem oder mehreren solcher Leukotriene
ist als starker Bronchokonstriktor bekannt. Somit wurde gezeigt,
dass Leukotriene eine wichtige Rolle in der Pathologie von Asthma
spielen. Ein starker Beweis für
die Rolle von Leukotrienen bei Asthma wurde durch verschiedene klinische
Schlüsselversuche
geliefert, bei denen oral verabreichte 5-Lipoxygenase-(5-LO)-Inhibitoren
(oder LTD4-Rezeptorantagonisten) einen deutlichen therapeutischen
Vorteil bei Asthmapatienten erzeugen. Diese Vorteile schließen Verminderung
bei der Anwendung von klassischen Asthmatherapien, wie beta-Agonisten
und Corticosteroiden, ein.
-
Es
ist auf dem Fachgebiet gut bekannt, dass bestimmte Hydroxyharnstoff-
und Hydroxyamid-substituierte aromatische Verbindungen als 5-LO-Inhibitoren
wirken. Beispielsweise offenbaren WO 92/09567, WO 92/09566 und
US 5 616 596 eine breite
Vielzahl von N-Hydroxyharnstoff- und Hydroxamsäure-Verbindungen als Inhibitoren
des Lipoxygenaseenzyms.
US 5
066 658 offenbart substituierte Hydroxyharnstoffe, die
5-LO-inhibierende Wirksamkeit mit einigen Verbindungen aufweisen,
welche auch Cyclooxygenaseinhibierung zeigen.
-
Von
Histamin wurde gezeigt, dass es eine Rolle bei einer Entzündung im
Allgemeinen spielt. Antihistamine haben sich bewährt, insbesondere bei der Allergiebekämpfung.
Weiterhin wird von Histamin angenommen, dass es eine Rolle bei Asthma
spielt. Beispielsweise sind Histamin- und Cysteinylleukotriene (cLT's) beide als Schlüsselmediatoren
beim Luftwegstonus bekannt. Klinische Studien haben gezeigt, dass
eine Kombinationstherapie eines cLT-Rezeptor-Antagonisten und eines
Antihistamins, verabreicht an zwölf
Asthmapatienten, frühe
asthmatische Reaktionen (EAR) und späte asthmatische Reaktionen
(LAR) zu einem größeren Ausmaß verminderten,
als jedes einzeln wirkende Mittel allein (A. Roquet, et al., Am.
J. Respir Crit. Care Med, 155, 1856 (1997)). Dies weist aus, dass
Histamin eine Rolle bei Asthma spielt.
-
Es
ist sehr bekannt, dass bestimmte [Bis(substituierte und/oder unsubstituierte
Aryl)methyl- und methylen]-1-piperidyl-Verbindungen antihistaminerge Wirksamkeit
besitzen, und zahlreiche Publikationen offenbaren solche. Beispielsweise
offenbaren Yanni et al. (
US 4
810 713 und
4 950 674 )
[[Bis(aryl)methyl- oder
-methylen-]-1-piperidinyl]alkoxy-aryl- und -heteroaryl-Verbindungen
für die
Behandlung von allergischen Phänomenen,
ein schließlich
Asthma und Schnupfen. Teng et al. (
US
5 070 087 ) offenbaren [Bis(aryl)methyl- und -methylen]-N-[(phenoxy-
und -phenylthio)alkyl]piperidine für die Gegenwirkungen von Histamin
bei Allergien.
-
Andere
haben [Bis(aryl)methyl]piperazin-1-yl-Verbindungen zur Verwendung
als Antiasthmatika und Antiallergika gezeigt, die Leukotrienfreisetzung
inhibieren (beispielsweise
JP
97077754 ).
US 4 525
358 lehrt 2-[4-(Diphenylmethyl)-1-piperazinyl]-essigsäure und
ihre Amide als antiallergische, spasmolytische und Antihistaminmittel.
JP 7138230 offenbart 4-Aralkyl-1-piperazinyl-ungesättigte Carbonsäurederivate,
die als antiallergische Mittel für
die Behandlung von beispielsweise Asthma und Schnupfen verwendbar
sind. WO 97/23466 beschreibt die Herstellung von N-Diarylmethylpiperazinen
als Analgetika.
-
US 4 282 233 offenbart 11-(4-Piperidyliden)-5H-benzo[5,6]-cyclohepta-1,2-b]-pyridine
und deren 5,6-Dihydroderivate, die als Antihistamine verwendbar
sind.
US 5 438 062 beschreibt
Derivate von Benzo[5,6]cycloheptapyridin, die anti-allergische und
anti-entzündliche
Wirksamkeit besitzen.
-
Niemand
auf dem Fachgebiet lehrt jedoch, schlägt vor oder zieht in Erwägung das
Kombinieren der 5-LO- und 15-LO-inhibierenden
Funktionalität
von Hydroxyharnstoffeinheiten mit den anti-histaminergen Eigenschaften
von [Bis(substituierten und/oder unsubstituierten Aryl)methyl- und
-methylen]-1-piperidyl- oder -1-piperazinyl-Einheiten, in einer
einzigen Einheit, zur Erzeugung einer Verbindung, die die dualen
Funktionen als Antihistaminergikum und 5-LO/15-LO-Inhibitor besitzt.
-
KURZDARSTELLUNG DER ERFINDUNG
-
Die
vorliegende Erfindung stellt neue Verbindungen mit dualen Eigenschaften
bereit, wobei jede Verbindung sowohl Lipoxygenaseinhibierungseigenschaften
als auch antihistaminerge Eigenschaften besitzt. In einer bevorzugten
Ausführungsform
wirkt jede der neuen Verbindungen der Erfindung als sowohl 5-LO-
als auch/oder 15-LO-Inhibitor sowie als ein Histamin-H1-Rezeptor-Antagonist.
-
Die
erfindungsgemäßen Verbindungen
sind zum Behandeln von Zuständen
verwendbar, worin es wahrscheinlich eine Histamin- und/oder Leukotrien-Komponente
gibt. Diese Bedingungen schließen
vorzugsweise Asthma, saisonalen und wiederkehrenden allergischen
Schnupfen, Sinusitis, Conjunctivitis, Nahrungsmittelallergie, Fischvergiftung,
Psoriasis, Urticaria, Pruritus, Ekzem, rheumatische Arthritis, entzündliche Darmerkrankung,
chronisch obstruktive Luftwegserkrankung, thrombotische Erkrankung
und Otitis media ein. Folglich stellt die Erfindung auch pharmazeutische
Zusammensetzungen bereit, die die erfindungsgemäßen Verbindungen und Verfahren
zum Behandeln von Asthma und Schnupfen mit den pharmazeutischen
Zusammensetzungen umfassen.
-
Die
hierin offenbarten Verbindungen können auch als Forschungswerkzeuge
zum Untersuchen des biologischen Metabolismus, der sowohl Leukotriene
als auch Histamin einbezieht, verwendet werden, und insbesondere
weiterhin die Rolle, die Histamin bei der Bronchokonstriktion spielt,
aufklären.
-
KURZBESCHREIBUNG DER ZEICHNUNGEN
-
1 zeigt
die Synthese von Verbindung 1.
-
2 zeigt
die Synthese von Verbindung 12.
-
3 zeigt
die Synthese von Verbindung 17.
-
4 zeigt
die Synthese von Verbindung 35 und 36.
-
5 zeigt
die Synthese von Verbindung 37.
-
6 zeigt
die Synthese von Verbindung 80.
-
7 zeigt
die Synthese von Verbindung 32.
-
8 zeigt
die Synthese von Verbindung 46.
-
9 zeigt
die Synthese von Verbindung 27.
-
BESCHREIBUNG
DER ERFINDUNG IM EINZELNEN
-
Die Verbindungen
-
In
einem Aspekt umfasst die vorliegende Erfindung Verbindungen der
Formel I, einschließlich
geometrische Isomeren, Enantiomeren, Diastereomeren, Racemate und
pharmazeutisch verträgliche
Salze davon:
worin:
X und X' unabhängig Wasserstoff,
Halogen, Alkyl, Alkenyl, Alkinyl, Alkoxy, Trifluormethyl oder -(Y')
m'-W' darstellen;
G
und G' zusammen
oder
bilden;
D
-CH= oder =N- darstellt;
R
1 und R
2 unabhängig
Wasserstoff darstellen oder zusammen -(CH
2)
n- darstell en, worin n gleich 0, 1, 2 oder 3
ist;
m und m' unabhängig 0 oder
1 sind;
Y und Y' -L
1- oder -L
2-V (Z)
t-L
3- darstellen,
worin t 0 oder 1 ist;
L
1 Alkylen, Alkenylen,
Alkinylen oder eines von den vorangehenden, worin eine oder mehrere
Methylengruppen ersetzt sind durch -O-, -S-, -S(O)-, -S(O)
2-, -N(Q)– oder -N(R
3)-,
darstellt;
L
2 (a) Alkylen, Alkenylen,
Alkinylen oder eines von den vorangehenden, worin eine oder mehrere
Methylengruppen ersetzt sind durch -O-, -S-, -S(O)-, -S(O)
2-, -N(Q')– oder -N(R
4)-, oder (b) -L
4-C(O)-N(Q')- oder -L
4(Q')-, oder
(c) eine direkte Bindung darstellt;
L
3 (a)
Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden,
worin eine oder mehrere Methylengruppen ersetzt sind durch -O-,
-S-, -S(O)-, -S(O)
2-, -N(Q")– oder -N(R
5)-,
oder (b) eine direkte Bindung darstellt;
L
4 (a)
Alkylen; Alkenylen, Alkinylen oder eines von den vorangehenden,
worin eine oder mehrere Methylengruppen ersetzt sind durch -O-,
-S-, -S(O)-, -S(O)
2-, -N(Q") – oder -N(R
5) -, oder (b) eine direkte Bindung darstellt;
V
(a) ein zweiwertiges Aren, ein zweiwertiges Heteroaren, oder einen
zweiwertigen gesättigten
Heterocyclus, wenn t 0 ist, oder (b) ein dreiwertiges Aren oder
ein dreiwertiges Heteroaren, wenn t 1 ist, darstellt;
Q, Q' und Q" unabhängig Wasserstoff,
-AC(O)OR
6 oder -AC(O)NR
6R
7 darstellen;
W und W' unabhängig -N(OM)C(O)N(R
8)R
9, -N(R
8)C(O)N(OM)R
9, -N(OM)C(O)R
8, -C(O)NR
8R
9 oder -C(O)OR
8 darstellen,
mit der Maßgabe,
dass mindestens einer von W und W' -N(OM)C(O)N(R
8)R
9, -N(R
8)C(O)N(OM)R
9 oder -N(OM)C(O)R
8 darstellt;
Z
-A"N(OM')C(O)N(R
10)R
11, -A"N(R
10)C(O)N(OM')R
11 -A"N(OM')C(O)R
11,
-A'C(O)N(OM')R
11,
-A'C(O)NR
10NR
11 -A'C(O)OR
10,
Halogen, CH
3, NR
3R
4, NR
3C(O)R
4, NO
2, CN, CF
3, S(O)
2NR
3R
4, S(O)
2R
3, SR
3 oder
S(O)R
3 darstellt;
A, A' und A" unabhängig eine
direkte Bindung, Alkylen, Alkenylen, Alkinylen, Ylalkylaryl, Ylarylalkyl
oder Diylalkylaren oder eines von den vorangehenden, worin eine
oder mehrere Methylengruppen durch -O-, -NH-, -S-, -S(O)- oder -S(O)
2- ersetzt sind und/oder eine oder mehrere
Methylidengruppen durch =N- ersetzt sind, darstellen;
M und
M' unabhängig Wasserstoff,
ein pharmazeutisch verträgliches
Kation oder ein organisches oder anorganisches Anion, Acyl, Alkyl,
Phosphat, Sulfat, Sulfonat, NH
2C(O)- oder
(Alkyl)OC(O)- darstellen; und
R
3, R
4, R
5, R
6,
R
7, R
8, R
9, R
10 und R
11 unabhängig
Wasserstoff, Alkyl, Alkenyl, Alkinyl, Aryl, Arylalkyl, Alkylaryl, Alkylarylalkyl
oder einen von den vorangehenden, worin eine oder mehrere Methylengruppen
ersetzt sind durch -O-, -NH-, -S-, -S(O)- oder -S(O)
2-
und/oder eine oder mehrere Methylidengruppen ersetzt sind durch =N-,
darstellen;
mit der Maßgabe,
dass außer
den Sauerstoffatomen, die an die Schwefelatome in -S(O)- und -S(O)
2- gebunden sind, wenn eine oder mehrere
Methylengruppen durch -O-, -NH-, -S-, -S(O)- oder -S(O)
2-
ersetzt sind und wenn eine oder mehrere Methylidengruppen durch
=N- ersetzt sind, ein solcher Austausch nicht dazu führt, dass
zwei Heteroatome kovalent aneinander gebunden sind; und weiterhin
mit der Maßgabe,
dass, wenn m 0 ist, W nicht -C(O)NR
8R
9 oder -C(O)OR
8 darstellt,
und
mit der weiteren Maßgabe,
dass in dem Substituenten -AC(O)OR
6 R6 nicht
Wasserstoff sein darf, wenn A eine direkte Bindung darstellt.
-
Vorzugsweise
sind die erfindungsgemäßen Verbindungen
jene mit der Formel I':
und die geometrischen Isomeren,
Enantiomeren, Diastereomeren und pharmazeutisch verträglichen
Salze davon, worin jede der Variablen wie vorstehend definiert ist,
mit der Ausnahme, dass:
X und X' unabhängig Wasserstoff, Halogen,
Alkyl, Alkenyl, Alkinyl, Alkoxy oder Trifluormethyl darstellen;
und
W -N(OM)C(O)N(R
8)R
9,
-N(R
8)C(O)N(OM)R
9 oder
-N(OM)C(O)R
8 darstellt.
-
In
einer weiteren bevorzugten Ausführungsform
werden die erfindungsgemäßen Verbindungen
durch Formel I" angegeben:
und die geometrischen Isomeren,
Enantiomeren, Diastereomeren und pharmazeutisch verträglichen
Salze davon, worin jede der Variablen wie vorstehend definiert ist.
-
In
anderen bevorzugten Ausführungsformen
werden die Verbindungen der Formel I durch die nachstehenden Formeln
II und III wiedergegeben:
und die
geometrischen Isomeren, Enantiomeren, Diastereomeren und pharmazeutisch
verträglichen
Salze davon, worin jede der Variablen wie vorstehend definiert ist.
-
Bevorzugtere
Ausführungsformen
der Verbindungen der Formel II und III und die geometrischen Isomeren,
Enantiomeren, Diastereomeren und pharmazeutisch verträglichen
Salze davon sind jene, worin die Variablen wie vorstehend definiert
sind, mit Ausnahme, dass:
- 1. X -Cl darstellt,
X' Wasserstoff darstellt,
m 1 ist und W -N(OH)C(O)NH2 darstellt;
- 2. X -Cl darstellt, X' Wasserstoff
darstellt, m 1 ist, Y -L1-darstellt, worin
L1 Alkinylen, Ylalkoxy oder Ylalkoxyalkyl
darstellt;
- 3. X -Cl darstellt, X' Wasserstoff
darstellt, m 1 ist, Y -L2-V(Z)t-L3- darstellt, t 0 ist, V 1,4-Phenylen oder 1,3-Phenylen
darstellt, L2 Ylalkoxy darstellt und L3 Alkylen, Alkenylen oder Alkinylen darstellt;
- 4. X -Cl darstellt, X' Wasserstoff
darstellt, m 1 ist, Y -L2-V(Z)t-L3- darstellt, t 0 ist, V 2,5-Furylen darstellt,
L2 Alkylen darstellt und L3 Alkylen,
Alkenylen oder Alkinylen darstellt; oder
- 5. X -Cl darstellt, X' Wasserstoff
darstellt, m 1 ist, Y -L2-V(Z)t-L3-
darstellt, t 1 ist, L2 Ylalkoxy darstellt,
V dreiwertiges Heteroaren darstellt, Z -A'C(O)NR10R11 oder -A'C(O)OR10 darstellt
und W -N(OH)C(O)NH2 darstellt;
- 6. X und X' F
darstellen, m 1 ist, Y -L2-V(Z)t-L3- darstellt, t 0 ist, V 1,4-Phenylen oder
1,3-Phenylen darstellt, L2 Ylalkoxy darstellt
und L3 Alkylen, Alkenylen oder Alkinylen
darstellt;
-
Die
erfindungsgemäßen Verbindungen
schließen
jene, die nachstehend in TABELLE I gezeigt werden, ein:
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
Besonders
bevorzugte Verbindungen sind jene, die in Tabelle I, infra, aufgeführt sind.
-
Bevorzugter
sind Verbindungen 1, 5, 11, 12, 13, 17, 23, 24, 31, 32, 33, 34,
35, 36, 37, 40, 41, 42, 43, 44, 45, 46, 48, 49, 50, 52, 53, 54,
55, 56, 57, 58, 59, 61, 62, 63, 64, 65, 66, 67, 68, 69, 70, 71,
72, 73, 74, 75, 76, 77, 78, 79, 80, 82, 83, 84, 85, 86, 87, 88,
89, 90, 91, 92, 93 und 94.
-
Die
besonders bevorzugten Verbindungen sind 17, 32, 34, 35, 46, 52 und
80.
-
Definitionen
-
Die
nachstehenden Absätze
liefern Definitionen von verschiedenen chemischen Einheiten, die
die erfindungsgemäßen Verbindungen
darstellen und sind vorgesehen, innerhalb der gesamten Beschreibung
und Ansprüche
angewendet zu werden, sofern nicht anders ausgewiesen.
-
Der
Begriff Alkyl bezieht sich auf eine einwertige C1-C6-gesättigte,
geradkettige, verzweigte oder cyclische Alkaneinheit und schließt insbesondere
Methyl, Ethyl, Propyl, Isopropyl, Butyl, Isobutyl, t-Butyl, Pentyl, Cyclopentyl,
Isopentyl, Neopentyl, Hexyl, Isohexyl, Cyclohexyl, 3-Methylpentyl,
2,2-Dimethylbutyl und 2,3-Dimethylbutyl ein. Die Alkylgruppe kann
gegebenenfalls mit jeder geeigneten Gruppe substituiert sein, einschließlich, jedoch
nicht begrenzt auf R3, oder eine oder mehrere
Einheiten, ausgewählt
aus der Gruppe, bestehend aus Halogen, Hydroxyl, Amino, Alkylamino,
Arylamino, Alkoxy, Aryloxy, Nitro, Cyano, Sulfonsäure, Sulfat,
Phosphonsäure,
Phosphate oder Phosphonat, entweder ungeschützt oder geschützt, falls
erforderlich, wie dem Fachmann bekannt oder wie gelehrt, beispielsweise
in Greene, et al., "Protective
Groups in Organic Synthesis," John
Wiley and Sons, Dritte Ausgabe, 1999.
-
Der
Begriff Alkoxy bezieht sich auf eine Alkyleinheit mit dem Ende -O-
mit einer freien Valenz, beispielsweise CH3CH2-O-.
-
Der
Begriff Ylalkoxy ist ein Alkoxy (wie vorstehend definiert), worin
ein Wasserstoffatom aus der Alkyleinheit entfernt wurde, um einen
zweiwertigen Rest zu ergeben, beispielsweise -CH2CH2O- oder -CH(CH3)O-.
-
Der
Begriff Ylalkoxyalkyl bezieht sich auf eine zweiwertige Dialkylethereinheit
mit einer freien Valenz einer jeden der Alkyleinheiten, wobei die
Alkyleinheiten gleich oder verschieden sind, beispielsweise -CH2CH2CH2-O-CH2-.
-
Der
Begriff Alkylen bezieht sich auf eine Alkyleinheit (wie vorstehend
definiert), worin ein Wasserstoffatom entfernt wurde, unter Gewinnung
eines zweiwertigen Rests, beispielsweise -CH2CH(CH3)CH2CH2-.
-
Der
Begriff Alkenyl bezieht sich auf einen einwertigen C2-C6-geradkettigen,
verzweigten, oder im Fall von C5-6 cyclischen
Kohlenwasserstoff mit mindestens einer Doppelbindung, gegebenenfalls
wie vorstehend beschrieben substituiert.
-
Der
Begriff Alkenylen bezieht sich auf eine Alkenyleinheit (wie vorstehend
definiert), worin ein Wasserstoffatom entfernt wurde, um einen zweiwertigen
Rest zu ergeben, beispielsweise -CH2CH=CHCH2-.
-
Der
Begriff Alkinyl bezieht sich auf einen einwertigen geradkettigen
oder verzweigten C2-C6-Kohlenwasserstoff
mit mindestens einer Dreifachbindung (gegebenenfalls wie vorstehend
beschrieben substituiert) und schließt insbesondere Acetylenyl,
Propinyl und -C≡C-CH2(Alkyl), einschließlich -C≡C-CH2(CH3), ein.
-
Der
Begriff Alkinylen bezieht sich auf eine Alkinyleinheit (wie vorstehend
definiert), worin ein Wasserstoffatom entfernt wurde, unter Gewinnung
eines zweiwertigen Rests, beispielsweise -C≡C-CH(CH3)-.
-
Der
Begriff Aryl bezieht sich auf ein einwertiges Phenyl, (vorzugsweise)
Biphenyl oder Naphthyl. Die Arylgruppe kann gegebenenfalls mit jeder
geeigneten Gruppe substituiert sein, einschließlich, jedoch nicht begrenzt
auf eine oder mehrere Einheiten, ausgewählt aus der Gruppe, bestehend
aus Halogen, Hydroxyl, Amino, Alkylamino, Arylamino, Alkoxy, Aryloxy,
Nitro, Cyano, Sulfonsäure,
Sulfat, Phosphonsäure,
Phosphat oder Phosphonat, entwe der ungeschützt oder geschützt, falls
erforderlich, wie dem Fachmann bekannt, beispielsweise wie gelehrt
in Greene, et al., "Protective
Groups in Organic Synthesis," John
Wiley and Sons, Dritte Ausgabe, 1999, und vorzugsweise mit Halogen
(einschließlich,
jedoch nicht begrenzt auf Fluor), Alkoxy (einschließlich Methoxy),
Aryloxy (einschließlich
Phenoxy), W, Cyano oder R3.
-
Die
Begriffe Arylen und zweiwertiges Aren beziehen sich auf eine Aryleinheit
(wie vorstehend definiert), worin ein Wasserstoffatom entfernt wurde,
um einen zweiwertigen Rest zu ergeben, beispielsweise -C6H4-.
-
Der
Begriff dreiwertiges Aren bezieht sich auf eine Aryleneinheit (wie
vorstehend definiert), worin ein Wasserstoffatom entfernt wurde,
um einen dreiwertigen Rest zu ergeben, beispielsweise
-
-
Der
Begriff Ylalkylaryl bezieht sich auf eine zweiwertige, Alkyl-substituierte
Aryleinheit, worin eine offene Valenz an der Alkyleinheit vorliegt
und eine an der Aryleinheit vorliegt, beispielsweise -CH2-CH2-C6H4-.
-
Der
Begriff Ylarylalkyl bezieht sich auf eine zweiwertige Aryl-substituierte
Alkyleinheit, worin eine offene Valenz an der Alkyleinheit vorliegt
und eine an der Aryleinheit vorliegt, beispielsweise -C6H4-CH2-CH2-.
-
Der
Begriff Diyldialkylaren bezieht sich auf ein zweiwertiges, Dialkyl-substituiertes
Aren, worin es eine offene Valenz an jeder der Alkyleinheiten gibt
(die die gleiche oder verschieden sein kann), beispielsweise -CH2-C6H4-CH2CH2-.
-
Der
Begriff Heteroatom bedeutet O, S oder N.
-
Der
Begriff Heterocyclus bezieht sich auf eine cyclische Alkyl-, Alkenyl-
oder Alkinyleinheit, wie vorstehend definiert, worin ein oder mehrere
Ringkohlenstoffatome mit einem Heteroatom ersetzt ist/sind.
-
Die
Begriffe Heteroarylen und zweiwertiges Heteroaren beziehen sich
auf ein Arylen (oder zweiwertiges Heteroaren), das mindestens ein
Schwefel-, Sauerstoff- oder Stickstoffatom in dem aromatischen Ring einschließt, welche
gegebenenfalls wie vorstehend für
die Arylgruppen beschrieben substituiert sein können. Nicht-begrenzende Beispiele
sind Furylen, Pyridylen, 1,2,4-Thiadiazolylen, Pyrimidylen, Thienylen,
Isothiazolylen, Imidazolylen, Tetrazolylen, Pyrazinylen, Pyrimidylen,
Chinolylen, Isochinolylen, Benzothienylen, Isobenzofurylen, Pyrazolylen,
Indolylen, Purinylen, Carbazolylen, Benzimidazolylen und Isoxazolylen.
-
Der
Begriff dreiwertiges Heteroaren bezieht sich auf eine Heteroaryleneinheit
(wie vorstehend definiert), worin ein Wasserstoffatom ersetzt wurde,
unter Gewinnung eines dreiwertigen Rests, beispielsweise
-
-
Der
Begriff Halogen bezieht sich auf Chlor, Fluor, Jod oder Brom.
-
Wenn
ein Methylen von einem Alkyl, Alkenyl oder Alkinyl (oder deren zweiwertigen
radikalischen Gegenstücken)
durch O, -NH-, -S-, -S(O)– oder
-S(O)2- ersetzt ist, kann es an jeder geeigneten
Position in der Einheit, entweder an den endständigen oder inneren Positionen,
beispielsweise CH3CH2-O-,
CH3-O-CH2-, CH3CH2NH- und CH3NHCH2-, sein.
-
Offene
Valenzen an den hierin beschriebenen Resteinheiten können an
jedem einen (oder mehreren für
zweiwertige Reste) der Atome in der Einheit stattfinden. Beispielsweise
schließt
die einwertige C3-Alkyleinheit sowohl Propyl
als auch Isopropyl ein. Als ein weiteres Beispiel schließt die zweiwertige
C4-Alkyleneinheit sowohl Tetramethylen (-CH2(CH2)2CH2-) als auch Ethylethylen (-CH(CH2CH3)CH2-)
ein.
-
Der
Begriff organisches oder anorganisches Anion bezieht sich auf eine
organische oder anorganische Einheit, die eine ne gative Ladung trägt und als
ein negativer Teil eines Salzes verwendet werden kann.
-
Der
Begriff „pharmazeutisch
verträgliches
Kation" bezieht
sich auf eine organische oder anorganische Einheit, die eine positive
Ladung trägt
und die in Verbindung mit einem pharmazeutischen Mittel, beispielsweise
als ein Gegenkation in dem Salz, verabreicht werden kann. Pharmazeutisch
verträgliche
Kationen sind dem Fachmann bekannt und schließen ein, sind jedoch nicht
begrenzt auf Natrium, Kalium und quaternäres Ammonium.
-
Der
Begriff „metabolisch
spaltbare Gruppe" bezieht
sich auf eine Einheit, die in vivo aus dem Molekül, an das es gebunden ist,
abgespalten werden kann, und schließt ein, ist jedoch nicht begrenzt
auf ein organisches oder anorganisches Anion, ein pharmazeutisch
verträgliches
Kation, Acyl (beispielsweise (Alkyl)C(O), einschließlich Acetyl,
Propionyl und Butyryl), Alkyl, Phosphat, Sulfat und Sulfonat, NH2C(O)- oder (Alkyl)OC(O)-.
-
Der
Begriff 5-Lipoxygenaseinhibitor bezieht sich auf eine Verbindung,
die das Enzym bei 30 μM
oder niedriger inhibiert. Der Begriff 15-Lipoxygenaseinhibitor bezieht
sich auf eine Verbindung, die das Enzym bei 30 μM oder niedriger inhibiert.
-
Wie
hierin verwendet, bezieht sich der Begriff pharmazeutisch verträgliche Salze
oder Komplexe auf Salze oder Komplexe, die die gewünschte biologische
Wirksamkeit der vorstehend ausgewiesenen Verbindungen beibehalten
und minimale oder keine unerwünschten
toxikologischen Wirkungen zeigen. Beispiele für solche Salze schließen ein,
sind jedoch nicht begrenzt auf mit anorganischen Säuren (beispielsweise
Salzsäure, Bromwasserstoffsäure, Schwefelsäure, Phosphorsäure, Salpetersäure und
dergleichen) gebildete Säureadditionssalze,
und mit organischen Säure,
wie Fumarsäure,
Maleinsäure,
Essigsäure,
Oxalsäure,
Weinsäure, Bernsteinsäure, Äpfelsäure, Ascorbinsäure, Benzoesäure, Gerbsäure, Pamoasäure, Alginsäure, Polyglutaminsäure, Naphthalinsulfonsäure, Naphthalindisulfonsäure und
Polygalacturonsäure,
gebildete Salze. Die Verbindungen können auch als pharmazeutisch
verträgliche
qua ternäre
Salze verabreicht werden, die dem Fachmann bekannt sind, welche
speziell einschließen,
jedoch nicht begrenzt sind auf das quaternäre Ammoniumsalz der Formel
-NR+Z-, worin R
Wasserstoff, Alkyl oder Benzyl darstellt, und Z ein Gegenion darstellt,
einschließlich
Chlorid, Bromid, Jodid, -O-Alkyl, Toluolsulfonat, Methylsulfonat,
Sulfonat, Phosphat oder Carboxylat (wie Fumarat, Benzoat, Succinat,
Acetat, Glycolat, Maleat, Malat, Citrat, Tartrat, Ascorbat, Benzoat,
Cinnamoat, Mandeloat, Benzyloat und Diphenylacetat).
-
Der
Begriff pharmazeutisch wirksames Derivat bezieht sich auf jede Verbindung,
die nach Verabreichung an den Rezipienten in der Lage ist, direkt
oder indirekt die hierin offenbarten Verbindungen zu liefern.
-
Synthese-Schemata
-
Die
Syntheseschemata, die in 1–9 und Beispielen
1–7 gezeigt
werden, erläutern,
wie die erfindungsgemäßen Verbindungen
hergestellt werden können.
Der Fachmann wird in der Lage sein, routinemäßig diese Schemata und Beschreibungen
zum Synthetisieren von jeder erfindungsgemäßen Verbindung zu modifizieren
und/oder anzupassen.
-
Pharmazeutische Zusammensetzungen,
Verfahren der Behandlung und Verabreichung
-
Die
erfindungsgemäßen Verbindungen
sind zum Behandeln von Zuständen,
in denen es wahrscheinlich eine Histamin- und/oder Leukotrienkomponente
gibt, verwendbar. Diese Zustände
schließen
vorzugsweise Asthma, saisonalen und wiederkehrenden allergischen
Schnupfen, Sinusitus, Conjunctivitis, Nahrungsallergie, Fischvergiftung,
Psoriasis, Urticaria, Pruritus, Ekzem, rheumatische Arthritis, entzündliche
Darmerkrankung, chronische obstruktive Luftwegserkrankung, thrombotische
Erkrankung und Otitis media ein. Die Verbindungen zeigen diese biologische
Wirksamkeit durch Wirken als Histamin-H1-Rezeptor-Antagonisten,
durch Inhibieren der Lipoxygenaseenzyme, wie 5-Lipoxygenase, oder
durch Aufzeigen von dualer Wirksamkeit, d.h. durch Wirken als sowohl
ein Histamin-H1-Rezeptor-Antagonist als auch Inhibitor von Lipoxygenase,
wie 5-Lipoxygenase.
-
Patienten
mit Bedarf einer Behandlung für
einen Leukotrien-vermittelten und/oder Histamin-vermittelten Zustand
(vorzugsweise Asthma, saisonalem und wiederkehrendem allergischem
Schnupfen, Sinusitus, Conjunctivitis, Nahrungsallergie, Fischvergiftung,
Psoriasis, Urticaria, Pruritus, Ekzem, rheumatischer Arthritis, entzündlicher
Darmerkrankung, chronische obstruktive Luftwegserkrankung, thrombotische
Erkrankung und Otitis media) können
durch Verabreichen an den Patienten einer wirksame Menge von einer
oder mehreren der vorstehend ausgewiesenen Verbindungen oder eines
pharmazeutisch verträglichen
Derivats oder Salz davon in einem pharmazeutisch verträglichen
Träger
oder Verdünnungsmittel
zur Verminderung der Bildung von Sauerstoffradikalen behandelt werden.
Die wirksamen Materialien können
durch jeden geeigneten Weg, beispielsweise oral, parenteral, intravenös, intradermal,
subkutan, intramuskulär
oder örtlich,
in flüssiger,
Creme-, Gel- oder fester Form, über
ein buccales oder nasales Spray oder Aerosol, verabreicht werden.
-
Die
Erfindung betrifft weiterhin die Verwendung der Verbindungen der
Formel I für
die Herstellung eines Arzneimittels zur therapeutischen Anwendung.
Insbesondere betrifft die Erfindung die Verwendung von Verbindungen
der Formel 1 zur Herstellung eines Arzneimittels, das zum Behandeln
von Zuständen
verwendbar ist, von welchen wahrscheinlich ist, dass sie eine Histamin- und/oder Leukotrienkomponente
darstellen. Die Erfindung betrifft die Verwendung der Verbindung
der Formel 1 zur Herstellung eines Arzneimittels, das zum Behandeln
von Asthma, saisonalem und wiederkehrendem allergischem Schnupfen,
Sinusitus, Conjunctivitis, Nahrungsallergie, Fischvergiftung, Psoriasis,
Urticaria, Pruritus, Ekzem, rheumatischer Arthritis, entzündlicher
Darmerkrankung, chronischer obstruktiver Luftwegserkrankung, thrombotischer
Erkrankung und Otitis media, und vorzugsweise Asthma; saisonalem
und wiederkehrendem allergischem Schnupfen verwendbar ist.
-
Die
Erfindung betrifft weiterhin die Verbindungen der Formel I zur Verwendung
als Arzneimittel. Die Erfindung betrifft die Verbindungen der Formel
I zur Verwendung als ein Arzneimittel zum Behandeln von Asthma,
saisonalem und wiederkehrendem allergischem Schnupfen, Sinusitis,
Conjunctivitis, Nahrungsallergie, Fischvergiftung, Psoriasis, Urticaria,
Pruritus, Ekzem, rheumatischer Arthritis, entzündlicher Darmerkrankung, chronischer
obstruktiver Luftwegserkrankung, thrombotischer Erkrankung und Otitis
media, und vorzugsweise Asthma, saisonalem und wiederkehrendem allergischem
Schnupfen.
-
Der
Wirkstoff ist in den pharmazeutisch verträglichen Träger oder in das Verdünnungsmittel
in einer ausreichenden Menge eingeschlossen, um an einen Patienten
eine therapeutisch wirksame Menge, ohne Verursachen von schweren
toxischen Wirkungen bei dem behandelten Patienten, freizusetzen.
Eine bevorzugte Dosis des Wirkstoffs für alle von den vorstehend erwähnten Zuständen liegt
im Bereich von etwa 0, 01 bis 300 mg/kg, vorzugsweise 0, 1 bis 100
mg/kg pro Tag, allgemeiner 0, 5 bis etwa 25 mg pro Kilogramm Körpergewicht
des Rezipienten pro Tag. Eine typische örtliche Dosierung wird im Bereich
von 0,01–3%
Gewicht/Gewicht in einem geeigneten Träger liegen. Der wirksame Dosierungsbereich
der pharmazeutisch verträglichen
Derivate kann berechnet werden, bezogen auf das Gewicht der abzugebenden
Stammverbindung. Falls das Derivat selbst Wirksamkeit zeigt, kann
die wirksame Dosierung wie vorstehend unter Verwendung des Gewichts des
Derivats oder durch andere, dem Fachmann bekannte Mittel geschätzt werden.
-
Die
erfindungsgemäßen Verfahren
umfassen Verabreichung an einen Säuger (vorzugsweise Menschen),
der an einem Leukotrienvermittelten und/oder Histamin-vermittelten
Zustand (vorzugsweise Asthma und Schnupfen) leidet, einer pharmazeutischen
erfindungsgemäßen Zusammensetzung
in einer zum Lindern des Zustands ausreichenden Menge. Die Verbindung
wird geeigneterweise in jeder geeigneten Einheitsdosierungsform
verabreicht, einschließlich,
jedoch nicht begrenzt auf eine, die 1 bis 3000 mg, vorzugsweise
5 bis 500 mg Wirkstoff pro Einheitsdosierungsform enthält. Eine orale
Dosierung von 1–500,
vorzugsweise 10–250, bevorzugter
25-250 mg, ist gewöhnlich zweckmäßig.
-
Der
Wirkbestandteil sollte verabreicht werden, um Spitzen-Plasma-Konzentrationen
des Wirkstoffs von etwa 0,001–30 μM, vorzugsweise
etwa 0,01–10 μM, zu erreichen.
Dies kann beispielsweise durch die intravenöse Injektion einer Lösung oder
Formulierung des Wirkstoffs, gegebenenfalls in Salzlösung, oder
eines wässrigen
Mediums oder verabreicht als ein Bolus des Wirkstoffs, erreicht
werden.
-
Die
Konzentration des Wirkstoffs in der Arzneimittelzusammensetzung
wird von Absorption, Verteilung, Inaktivierung und Exkretionsraten
des Arzneimittels sowie anderen Faktoren, die dem Fachmann bekannt
sind, abhängen.
Es sollte angemerkt werden, dass Dosierungswerte auch mit der Schwere
des zu lindernden Zustands variieren werden. Es sollte weiterhin
selbstverständlich
sein, dass für
jeden einzelnen Patienten spezielle Dosierungsregimes über die
Zeit gemäß dem individuellen
Bedarf und der professionellen Einschätzung der verabreichenden oder
anweisenden Person für
die Verabreichung der Zusammensetzungen eingestellt werden sollten
und dass die Konzentrationsbereiche, die hierin angeführt wurden,
nur beispielhaft sind und nicht vorgesehen sind, den Umfang oder
die Ausführung
der beanspruchten Zusammensetzung zu beschränken. Der Wirkbestandteil kann
auf einmal verabreicht werden, oder kann in eine Vielzahl von kleineren
zu verabreichenden Dosen bei variierenden Zeitintervallen geteilt
sein.
-
Orale
Zusammensetzungen werden im Allgemeinen ein inertes Verdünnungsmittel
oder einen essbaren Träger
einschließen.
Sie können
in Gelatinekapseln oder verpresst in Tabletten eingeschlossen sein.
Für den
Zweck der oralen therapeutischen Verabreichung kann der Wirkstoff
mit Exzipienten verarbeitet und in Form von Tabletten, Pastillen
oder Kapseln verwendet werden. Pharmazeutisch kompatible Bindemittel und/oder
Hilfsmaterialien können
als Teil der Zusammensetzung eingeschlossen sein.
-
Die
Tabletten, Pillen, Kapseln, Pastillen und dergleichen können jeden
der nachstehenden Bestandteile oder Verbindungen einer ähnlichen
Beschaffenheit enthalten: ein Bindemittel, wie mikrokristalline
Cellulose, Tragacanthgummi oder Gelatine; einen Exzipienten, wie
Stärke
oder Lactose, ein dispergierendes Mittel, wie Alginsäure, Primogel,
oder Maisstärke;
ein Gleitmittel, wie Magnesiumstearat oder Sterores; ein Gleitmtitel (glidant),
wie kolloidales Siliziumdioxid; ein Süßungsmittel, wie Saccharose
oder Saccharin; oder ein Geschmacksmittel, wie Pfefferminze, Salicylsäuremethylester,
oder Orangengeschmack. Wenn die Dosierungseinheitsform eine Kapsel
ist, kann sie, zusätzlich
zu dem Material vom vorstehenden Typ, einen flüssigen Träger, wie ein fettes Öl, enthalten.
Zusätzlich
können
Dosierungseinheitsformen verschiedene andere Materialien enthalten,
die die physikalische Form der Dosierungseinheit modifizieren, beispielsweise
Beschichtungen von Zucker, Schellack, oder enterischen Mitteln.
-
Der
Wirkstoff oder das pharmazeutisch verträgliche Salz oder Derivat davon
können
als eine Komponente eines Elixiers, einer Suspension, eines Sirups,
einer Waffel, eines Kaugummis oder dergleichen verabreicht werden.
Ein Sirup kann zusätzlich
zu den Wirkstoffen Saccharose als ein Süßungsmittel und bestimmte Konservierungsstoffe,
Farbstoffe und färbende
Stoffe und Geschmacksmittel enthalten.
-
Der
Wirkstoff oder pharmazeutisch verträgliche Derivate oder Salze
davon können
auch mit anderen Wirkstoffen angemischt werden, die nicht die gewünschte Wirkung
beeinträchtigen,
oder mit Materialien, die die gewünschte Wirkung ergänzen, wie
adrenerge Agonisten, wie Pseudoephedrin, Antibiotika, Antipilzmittel, andere
Antientzündungsmittel
oder antivirale Verbindungen.
-
Lösungen oder
Suspensionen, die für
parenterale, intradermale, subkutane, intravenöse, intramuskuläre oder örtliche
Verabreichung verwendet werden, können die nachstehenden Komponenten
einschließen: ein
steriles Verdünnungsmittel,
wie Wasser zur Injection, Salzlösung,
fixierte Öle,
Polyethylenglycole, Glycerin, Propylenglycol oder andere synthetische
Lösungsmittel;
an tibakterielle Mittel, wie Benzylalkohol oder Methylparabene; Antioxidantien,
wie Ascorbinsäure
oder Natriumbisulfit; chelatisierende Mittel, wie Ethylendiamintetraessigsäure; Puffer,
wie Acetate, Citrate oder Phosphate, und Mittel für die Einstellung
von Tonizität,
wie Natriumchlorid oder Dextrose. Die parenterale Zubereitung kann
in Ampullen, Wegwerfspritzen oder Mehrfachdosisfläschchen,
die aus Glas oder Kunststoff hergestellt sind, eingeschlossen sein.
-
Falls
intravenös
verabreicht, sind bevorzugte Träger
physiologische Salzlösung
oder Phosphat-gepufferte Salzlösung
(PBS).
-
In
einer Ausführungsform
werden die Wirkstoffe mit Trägern
hergestellt, die die Verbindung gegen schnelle Entfernung aus dem
Körper
schützen
werden, wie eine Formulierung zur gesteuerten Freisetzung, einschließlich Implantate
und mikroeingekapselte Freisetzungssysteme. Bioabbaubare, biokompatible
Polymere können
verwendet werden, wie Ethylenvinylacetat, Polyanhydride, Polyglycolsäure, Collagen,
Polyorthoester und Polymilchsäure.
Verfahren zur Herstellung solcher Formulierungen werden dem Fachmann
bekannt sein. Die Materialien können
auch kommerziell von Alza Corporation (CA) und Guilford Pharmaceuticals (Baltimore,
Md.) erhalten werden. Liposomale Suspensionen können auch pharmazeutisch verträgliche Träger sein.
Diese können
gemäß dem Fachmann
bekannten Verfahren, wie beispielsweise in US-Pat. 4 522 811 beschrieben,
(die hierin durch Hinweis in ihrer Gesamtheit eingearbeitet ist)
hergestellt werden. Beispielsweise können Liposomenformulierungen
durch Auflösen
von geeignetem/n Lipid(en) (wie Stearoylphosphatidylethanolamin,
Stearoylphosphatidylcholin, Arachadoylphosphatidylcholin und Cholesterin)
in einem anorganischen Lösungsmittel,
das dann verdampft wird, unter Hinterlassen eines dünnen Films
von getrocknetem Lipid auf der Oberfläche des Behälters, hergestellt werden.
Eine wässrige
Lösung
des Wirkstoffs oder ihre Monophosphat-, Diphosphat- und/oder Triphosphatderivate
wird/werden dann in den Behälter
eingeführt.
Der Behälter wird
dann per Hand gequirlt, um Lipidmaterial von den Behälterseiten zu
befreien und Lipidaggregate zu dispergieren, wodurch die liposomale
Suspension gebildet wird.
-
Die
nachstehenden Beispiele werden nur für Erläuterungszwecke bereitgestellt
und sind nicht vorgesehen, noch sollten sie aufgefasst werden als
die Erfindung in irgendeiner Weise zu begrenzen. Der Fachmann wird
einschätzen,
dass routinemäßige Variationen
und Modifizierungen der nachstehenden Beispiele, ohne den Gedanken
oder Umfang der Erfindung zu überschreiten,
ausgeführt
werden können.
-
BEISPIELE
-
Beispiel 1
-
Herstellung von N-{[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)phenyl]methyl}-amino-N-hydroxyamid (Verbindung
1, Figur 1)
-
4-(2-Bromethoxy)benzylalkohol
(Verbindung 101)
-
Zu
einer Lösung
von 4-Hydroxybenzylalkohol (2,0 g, 16,11 mMol) in DMF (10 ml) wurde
Kaliumcarbonat (2,67 g, 19,32 mMol) gegeben. Die Reaktion wurde
bei Raumtemperatur 30 Minuten gerührt und dann 1,2-Dibromethan
(3,03 g, 16,13 mMol) zugegeben. Die Reaktion wurde bei Raumtemperatur
weitere 20 Stunden gerührt
und dann mit Wasser gestoppt und mit Essigsäureethylester extrahiert. Die
organische Schicht wurde mit Wasser und Salzlösung gewaschen, eingedampft,
unter Gewinnung eines Öls,
das durch Flash-Säulenchromatographie
(Kieselgel, 3:1 Hexan/Essigsäureethylester)
gereinigt wurde, unter Gewinnung von 101 (1,7 g, 45,7%): 1H NMR (CDCl3) δ 3,64 (t,
2H), 4,29 (t, 2H), 4,62 (s, 2H), 6,91 (d, 2H), 7,30 (d, 2H).
-
4-{2-[4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl]ethoxy}-benzylalkohol (Verbindung
103)
-
Zu
einer Lösung
von 101 (205 mg, 0,89 mMol), [(1R)(4-Chlorphenyl)phenylmethyl]piperazin (102)
(230 mg, 0,80 mMol) in Dichlormethan (2,5 ml) wurde Triethylamin
(122,0 mg, 1,21 mMol) gegeben. Die Reaktion wurde 20 Stunden bei
50°C gerührt. Das
Lösungsmittel
wurde verdampft und der Rückstand
wurde durch Flash-Säulenchromatographie
(Kieselgel, 3:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 103 (330 mg, 94,1%): 1H
NMR (CDCl3) δ 2,45 (m, 4H), 2,62 (m, 4H),
2,81 (t, 2H), 4,08 (t, 2H), 4,22 (s, 1H), 4,51 (s, 2H), 6,87 (d,
2H), 7,28 (m, 6H), 7,39 (m, 5H).
-
N-{[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)phenyl]-methyl}phenoxy-carbonylaminophenoxyformiat
(Verbindung 104)
-
Zu
einer gerührten
Lösung
von 103 (330 mg, 0,76 mMol), Phenoxycarbonylaminophenoxyformiat (251,6
mg, 0,92 mMol) und Triphenylphosphin (225,2 mg, 0,86 mMol) in THF
(8 ml) wurde bei 0°C
Diisopropylazodicarboxylat (174,1 mg, 0,86 mMol) gegeben. Nach Zugabe
wurde die Reaktion auf Raumtemperatur erwärmt und 2 Stunden bei Raumtemperatur
gerührt.
Das Lösungsmittel
wurde verdampft und der Rückstand wurde
durch Flash-Säulenchromatographie
(Kieselgel, 2:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 104 (410 mg, 78, 4%): 1H
NMR (CDCl3) δ 2,47 (m, 4H), 2,65 (m, 4H),
2,84 (t, 2H), 4,12 (t, 2H), 4,23 (s, 1H), 4,95 (s, 2H), 6,92 (d,
2H), 7,20 (m, 5H), 7,26 (m, 6H), 7,40 (m, 10H).
-
N-{[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-phenyl]methyl}-amino-N-hydroxyamid
(Verbindung 1)
-
In
einem Schraubgefäß wurde
eine Lösung
von 104 (410 mg, 0,59 mMol) in Methanol (15 ml) vorgelegt und auf –78°C mit einem
Trockeneis-Acetonbad gekühlt.
Zu diesem Gefäß wurde
flüssiges
NH3 (2–3
ml) gegeben und verschlossen. Das Trockeneis-Acetonbad wurde dann
entfernt und die Reaktion bei Raumtemperatur 16 Stunden gerührt. Die
Reaktion wurde erneut in einem Trockeneis-Acetonbad gekühlt und
der Druck entlastet. Das Gefäß wurde
geöffnet
und das Lösungsmittel
wurde verdampft. Verbindung 1 wurde durch Flash-Säulenchromatographie
(Kieselgel, 19:1 CH2Cl2/CH3OH) (215 mg, 73,2%) abgetrennt: 1H NMR (CDCl3) δ 2,42 (m,
4H), 2,59 (m, 4H), 2,74 (t, 2H), 3,98 (t, 2H), 4,20 (s, 1H), 4,57
(s, 2H), 5,22 (bs, 2H), 6,77 (d, 2H), 7,25 (m, 6H), 7,36 (m, 5H).
-
Beispiel 2
-
Herstellung von N-{4-[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)phenyl]but-3-inyl}-amino-N-hydroxyamid
(Verbindung 12, Figur 2)
-
4-(2-Bromethoxy)-1-jodbenzol
(Verbindung 105)
-
Zu
einer Lösung
von 4-Jodphenol (10,0g, 45,45 mMol) in DMF (50 ml) wurde Kaliumcarbonat
(12,6 g, 91,17 mMol) gegeben. Die Reaktion wurde 30 Minuten bei
Raumtemperatur gerührt
und dann 1,2-Dibromethan (17,07 g, 90,91 mMol) zugegeben. Die Reaktion
wurde bei Raumtemperatur für
weitere 16 Stunden gerührt
und dann mit Wasser gestoppt und mit Dichlormethan extrahiert. Die
organische Schicht wurde mit Wasser und Salzlösung gewaschen, eingedampft,
unter Gewinnung eines Öls,
das durch Flash-Säulenchromatographie
(Kieselgel, Hexan) gereinigt wurde, unter Gewinnung von 105 (2,
7 g, 18,2%): 1H NMR (CDCl3) δ 3,63 (t,
2H), 4,26 (t, 2H), 6,70 (d, 2H), 7,58 (d, 2H).
-
4-[4-(2-Bromethoxy)phenyl]but-3-in-1-ol
(Verbindung 106)
-
Zu
einem Gemisch von 105 (2,7 g, 8,26 mMol), 3-Butin-1-ol (696,3 mg,
9,94 mMol), Dichlorbis(triphenylphosphin)palladium(II) (1,15 g,
1,64 mMol) und Kupfer (I) jodid (317,1 mg, 1,67 mMol) wurde Triethylamin (45
ml) gegeben. Die Reaktion wurde 16 Stunden bei Raumtemperatur gerührt. Das
Lösungsmittel
wurde verdampft und der Rückstand
wurde durch Flash-Säulenchromatographie
(Kieselgel, 3:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 106 (1,3 g, 58,6%): 1H
NMR (CDCl3) δ 2,70 (m, 4H), 3,65 (t, 2H),
3,82 (m, 2H), 4,30 (t, 2H), 6,83 (d, 2H), 7,37 (d, 2H).
-
4-{4-[2-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)ethoxy]-phenyl}but-3-in-1-ol
(Verbindung 107)
-
Zu
einer Lösung
von 106 (1,5 g, 5,58 mMol), [(1R)(4-Chlorphenyl)phenylmethyl]piperazin
(102) (1,6 g, 5,59 mMol) in DMF (15 ml) wurde Triethylamin (871,2
mg, 8,63 mMol) gegeben. Die Reaktion wurde 20 Stunden bei 50°C gerührt, Wasser
wurde zugegeben und das Reaktionsgemisch wurde mit Essigsäureethylester extrahiert.
Die organische Schicht wurde mit Wasser und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet, filtriert und zu einem Öl eingedampft, das durch Flash-Säulenchromatographie
(Kieselgel, 1:1 Hexan/Essigsäureethylester)
gereinigt wurde, unter Gewinnung von 107 (2,6 g, 98,1%): 1H NMR (CDCl3) δ 2,42 (m,
4H), 2,61 (m, 4H), 2,68 (t, 2H), 2,82 (t, 2H), 3,80 (t, 2H), 4,10
(t, 2H), 4,21 (s, 1H), 6,80 (d, 2H), 7,26 (m, 5H), 7,35 (m, 6H).
-
N-{4-[4-(2-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)-ethoxy)phenyl]but-3-inyl}phenoxycarbonylaminophenoxyformiat
(Verbindung 108)
-
Zu
einer gerührten
Lösung
von 107 (1,5 g, 3,16 mMol), Phenoxycarbonylaminophenoxyformiat (1,05 g,
3,85 mMol) und Triphenylphosphin (937,1 mg, 3,57 mMol) in THF (35
ml) wurde bei 0°C
Diisopropylazodicarboxylat (721,4 mg, 3,57 mMol) gegeben. Nach Zugabe
wurde die Reaktion auf Raumtemperatur erwärmt und 2 Stunden bei Raumtemperatur
gerührt.
Das Lösungsmittel
wurde verdampft und der Rückstand
wurde durch Flash-Säulenchromatographie
(Kieselgel, 2:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 108 (1, 4 g, 60,6%): 1H
NMR (CDCl3) δ 2,44 (m, 4H), 2,62 (m, 4H),
2,82 (m, 2H), 2,91 (t, 2H), 4,10 (m, 4H), 4,21 (s, 1H), 6,80 (d,
2H), 7,18 (m, 5H), 7,30 (m, 8H), 7,37 (m, 8H).
-
N-{4-[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}-ethoxy)phenyl]but-3-inyl}-amino-N-hydroxyamid (Verbindung
12)
-
In
einem Schraubgefäß wurde
eine Lösung
von 108 (1,4 g, 1,92 mMol) in Methanol (50 ml) vorgelegt und mit
Trockeneis-Acetonbad auf –78°C gekühlt. Zu
diesem Gefäß wurde
flüssiges
NH3 (6 ml) gegeben und verschlossen. Das
Trockeneis-Acetonbad wurde dann entfernt und die Reaktion wurde
bei Raumtemperatur 16 Stunden gerührt. Die Reaktion wurde erneut
in einem Trockeneis-Acetonbad gekühlt und der Druck entlastet.
Das Gefäß wurde
geöffnet
und das Lösungsmittel
verdampft. Verbindung 12 wurde durch Flash-Säulenchromatographie
(Kieselgel, 19:1 CH2Cl2/CH3OH) (580 mg, 56,9%) abgetrennt: 1H NMR (CDCl3) δ 2,45 (m, 4H),
2,65 (m, 4H), 2,72 (t, 2H), 2,84 (t, 2H), 3,80 (t, 2H), 4,10 (t,
2H), 4,22 (s, 1H), 5,25 (bs, 2H), 6,80 (d, 2H), 7,25 (m, 5H), 7,36
(m, 6H).
-
Beispiel 3
-
Herstellung von N-{4-{4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)phenyl]butyl}amino-N-hydroxyamid
(Verbindung 17, Figur 3)
-
4-[4-(2-Bromethoxy)phenyl]butan-1-ol
(Verbindung 109)
-
Eine
Lösung
von 106 (1,3 g, 4,83 mMol) in Methanol (15 ml) wurde über 10%
Palladium-auf-Aktivkohle (130 mg) bei Ballondruck für 7 Stunden
hydriert. Der Katalysator wurde abfiltriert und das Filtrat wurde
eingedampft, unter Gewinnung von 109 (1,31 g, 99,2%): 1H
NMR (CDCl3) δ 1,65 (m, 4H), 2,60 (t, 2H),
3,66 (m, 4H), 4,28 (m, 2H), 6,83 (d, 2H), 7,10 (d, 2H).
-
4-{4-[2-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)ethoxy]phenyl}butan-1-ol
(Verbindung 110)
-
Zu
einer Lösung
von 109 (1,3 g, 4,76 mMol) und [(1R)(4-Chlorphenyl)phenylmethyl]piperazin (102) (1,39
g, 4,86 mMol) in DMF (12 ml) wurde Triethylamin (762,3 mg, 7,55
mMol) gegeben. Die Reaktion wurde 16 Stunden bei 50°C gerührt, Wasser
wurde zugegeben und die Reaktion wurde mit Dichlormethan extrahiert. Die
organische Schicht wurde mit Wasser und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet, filtriert und zu einem Öl eingedampft, das durch Flash-Säulenchromatographie
(Kieselgel, 1:1 Hexan/Essigsäureethylester)
gereinigt wurde, unter Gewinnung von 110 (2,42 g, 104%): 1H NMR (CDCl3) δ 1,65 (m,
4H), 2,45 (m, 4H), 2,62 (m, 6H), 2,81 (t, 2H), 3,66 (t, 2H), 4,08
(t, 2H), 4,21 (s, 1H), 6,81 (d, 2H), 7,08 (d, 2H), 7,25 (m, 4H),
7,36 (m, 5H), 8,02 (bs, 1H).
-
N-{4-[4-(2-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)ethoxy)phenyl]butan-1-ol}phenoxycarbonylaminophenoxyformiat
(Verbindung 111)
-
Zu
einer gerührten
Lösung
von 110 (1,5 g, 3,14 mMol), Phenoxycarbonylaminophenoxyformiat (1,05 g,
3,85 mMol) und Triphenylphosphin (938,0 mg, 3,58 mMol) in THF (35
ml) wurde bei 0°C
Diisopropylazodicarboxylat (724,0 mg, 3,58 mMol) gegeben. Nach Zugabe
wurde die Reaktion auf Raumtemperatur erwärmt und 2 Stunden bei Raumtemperatur
gerührt.
Das Lösungsmittel
wurde verdampft und der Rückstand
wurde durch Flash-Säulenchromatographie
(Kieselgel, 2:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 111 (1,58 g, 68,7%).
-
N-{4-[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)phenyl]butyl}amino-N-hydroxyamid
(Verbindung 17)
-
In
einem Schraubgefäß wurde
eine Lösung
von 111 (1,58 g, 2,16 mMol) in Methanol (50 ml) vorgelegt und in
einem Trockeneis-Acetonbad
auf –78°C gekühlt. Zu
diesem Gefäß wurde
flüssiges
Ammoniak (6 ml) gegeben und verschlossen. Das Trockeneis-Acetonbad
wurde dann entfernt und die Reaktion wurde 16 Stunden bei Raumtemperatur
gerührt.
Die Reaktion wurde erneut in einem Trockeneis-Acetonbad gekühlt und
der Druck wurde entlastet. Das Gefäß wurde geöffnet und das Lösungsmittel
wurde verdampft. Verbindung 17 wurde durch Flash-Säulenchromatographie
(Kieselgel, 19:1 CH2Cl2/CH3OH) abgetrennt und durch Umkristallisation,
unter Verwendung von Essigsäureethylester-Hexan
als ein Lösungsmittel,
gereinigt (550 mg, 47,4%): 1H NMR (CDCl3) δ 1,60
(m, 4H), 2,44 (m, 4H), 2,52 (t, 2H), 2,67 (m, 4H), 2,83 (t, 2H),
3,48 (t, 2H), 4,08 (t, 2H), 4,21 (s, 1H), 6,78 (d, 2H), 7,04 (d,
2H), 7,25 (m, 4H), 7,35 (m, 5H).
-
Beispiel 4
-
Herstellung von 2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-[4-(aminohydroxycarbonylamino)but-1-inyl]benzoesäuremethylester
(Verbindung 36, Figur 4), 2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-{4-(aminohydroxycarbonylamino)but-1-inyl]benzamid
(Verbindung 35, Figur 4) und 2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-[4-(aminohydroxycarbonylamino)but-1-inyl]benzoesäure (Verbindung
37, Figur 5)
-
4-Jodphenolmethylacetat
(Verbindung 112)
-
Zu
einer Lösung
von 5-Jodsalicylsäure
(5,0 g, 18,94 mMol) in Methanol (100 ml) wurden einige Tropfen Schwefelsäure gegeben.
Die Reaktion wurde 24 Stunden unter Rückfluss gerührt. Das Reaktionslösungsmittel (Methanol)
wurde auf ein kleines Volumen verdampft und Wasser wurde zugegeben
und mit Dichlormethan extrahiert. Die organische Schicht wurde mit
10%iger NaHCO3-Lösung, Wasser und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet, filtriert und eingedampft, unter Gewinnung der Titelverbindung
(3,5 g, 66,5%): 1H NMR (CDCl3) δ 3,96 (s,
3H), 6,78 (d, 1H), 7,70 (dd, 1H), 8,12 (d, 1H).
-
2-Hydroxy-5-(4-hydroxybut-1-inyl)benzoesäuremethylester
(Verbindung 113)
-
Zu
einem Gemisch von 112 (2,0 g, 7,19 mMol), 3-Butin-1-ol (655,2 mg,
9,35 mMol), Dichlorbis(triphenylphosphin)palladium(II) (1,0 g, 1,42
mMol) und Kupfer(I)jodid (276,3 mg, 1,45 mMol) wurde Triethylamin
(40 ml) gegeben. Die Reaktion wurde 16 Stunden bei Raumtemperatur
gerührt.
Das Lösungsmittel
wurde verdampft und der Rückstand
wurde durch Flash-Säulenchromatographie
(Kieselgel, 2:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 113 (1,6 g, 101,3%): 1H
NMR (CDCl3) δ 2,68 (t, 2H), 3,81 (m, 2H),
3,96 (s, 3H), 6,92 (d, 1H), 7,50 (dd, 1H), 7,93 (d, 1H).
-
2-(2-Bromethoxy)-5-(4-hydroxybut-1-inyl)benzoesäuremethylester
(Verbindung 114)
-
Zu
einer Lösung
von 113 (1,6 g, 7,27 mMol) in DMF (8 ml) wurde Kaliumcarbonat (1,51
g, 10,91 mMol) gegeben. Die Reaktion wurde 30 Minuten bei Raumtemperatur
gerührt
und dann wurde 1,2-Dibromethan
(5,47 g, 29,09 mMol) zugegeben. Die Reaktion wurde für weitere
16 Stunden bei Raumtemperatur gerührt und dann mit Wasser gestoppt
und mit Dichlormethan extrahiert. Die organische Schicht wurde mit
Wasser und Salzlösung
gewaschen, eingedampft, unter Gewinnung eines Öls, das durch Flash-Säulenchromatographie
(Kieselgel, 2:1 Hexan/Essigsäureethylester)
gereinigt wurde, unter Gewinnung von 114 (710 mg, 29,8%): 1H NMR (CDCl3) δ 2,70 (t,
2H), 3,68 (t, 2H), 3,82 (t, 2H), 3,90 (s, 3H), 4,35 (t, 2H), 6,90
(d, 1H), 7,50 (dd, 1H), 7,88 (d, 1H).
-
2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-(4-hydroxybut-1-inyl)benzoesäuremethylester
(Verbindung 115)
-
Zu
einer Lösung
von 114 (300,0 mg, 0,92 mMol), [(1R)(4-Chlorphenyl)phenylmethyl]piperazin (102) (262,4
mg, 0,92 mMol) in DMF (2 ml) wurde Triethylamin (139, 0 mg, 1, 38
mMol) gegeben. Die Reaktion wurde 20 Stunden bei 50°C gerührt, Wasser
wurde zugegeben und die Reaktion wurde mit Dichlormethan extrahiert. Die
organische Schicht wurde mit Wasser und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet, filtriert und zu einem Öl eingedampft, das durch Flash-Säulenchromatographie
(Kieselgel, Essigsäureethylester) gereinigt
wurde, unter Gewinnung von 115 (510 mg, 102,4%): 1H
NMR (CDCl3) δ 2,44 (m, 4H), 2,68 (m, 6H), 2,90
(m, 2H), 3,81 (t, 2H), 3,84 (s, 3H), 4,08 (m, 2H), 4,21 (s, 1H),
6,90 (d, 1H), 7,25 (m, 4H), 7,38 (m, 5H), 7,49 (dd, 1H), 7,85 (d,
1H).
-
N-{4-[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}-ethoxy)-3-(methoxycarbonyl)phenyl]but-3-inyl}phenoxycarbonyl-aminophenoxyformiat
(Verbindung 116)
-
Zu
einer gerührten
Lösung
von 115 (320,0 mg, 0,60 mMol), Phenoxycarbonylaminophenoxyformiat (198,4
mg, 0,73 mMol) und Triphenylphosphin (55,7 mg, 0,21 mMol) in THF
(2 ml) bei 0°C
wurde Diisopropylazodicarboxylat (78,2 mg, 0,68 mMol) gegeben. Nach
der Zugabe wurde die Reaktion auf Raumtemperatur erwärmt und
2 Stunden bei Raumtemperatur gerührt.
Das Lösungsmittel
wurde verdampft und der Rückstand wurde
durch Flash-Säulenchromatographie
(Kieselgel, 1:1 Hexan/Essigsäureethylester)
gereinigt, unter Gewinnung von 116 (350 mg, 73,9%): 1H
NMR (CDCl3) δ 2,42 (m, 4H), 2,65 (m, 6H),
2,90 (m, 2H), 3,82 (s, 3H), 4,15 (m, 4H), 4,21 (s, 1H), 6,85 (d,
1H), 7,25 (m, 8H), 7,40 (m, 12H), 7,82 (s, 1H).
-
2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-[4-(aminohydroxycarbonylamino)but-1-inyl]benzoesäuremethylester
(Verbindung 36) und 2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-[4-(aminohydroxycarbonylamino)but-1-inyl]-benzamid (Verbindung
35)
-
In
einem Schraubgefäß wurde
eine Lösung
von 116 (350 mg, 0,44 mMol) in Methanol (20 ml) vorgelegt und in
einem Trockeneis-Acetonbad
auf –78°C gekühlt. Zu
diesem Gefäß wurde
flüssiges
Ammoniak (3 ml) gegeben und verschlossen. Das Trockeneis-Acetonbad
wurde dann entfernt und die Reaktion wurde 16 Stunden bei Raumtemperatur
gerührt.
Die Reaktion wurde erneut in einem Trockeneis-Acetonbad gekühlt und
der Druck entlastet. Das Gefäß wurde
geöffnet
und das Lösungsmittel
wurde verdampft. Verbindung 36 wurde durch Flash-Säulenchromatographie
(Kieselgel, 9:1 CH2Cl2/CH3OH) als ein weißer Feststoff abgetrennt. Das Gemisch
von Verbindung 35 und 36 wurde durch Flash-Säulenchromatographie (Kieselgel,
9:1 CH2Cl2/CH3OH) weiter gereinigt, unter Gewinnung von
weiterer Verbindung 36 (insgesamt 31 mg) und Verbindung 35 (die
etwa 5% Verbindung 36 enthält).
Verbindung 35 wurde von Verbin dung 36 durch Umkristallisation, unter
Verwendung von Essigsäureethylester-Hexan
als ein Lösungsmittel
(35 mg) weiter abgetrennt.
-
Verbindung
36: 1H NMR (CDCl3) δ 2,45 (m,
4H), 2,70 (m, 6H), 2,90 (t, 2H), 3,75 (t, 2H), 3,83 (s, 3H), 4,18
(t, 2H), 4,21 (s, 1H), 5,34 (bs, 2H), 6,85 (d, 1H), 7,25 (m, 4H),
7,37 (m, 5H), 7, 43 (dd, 1H), 7,80 (s, 1H).
-
Verbindung
35: 1H NMR (CDCl3) δ 2,40 (m,
4H), 2,54 (m, 4H), 2,75 (t, 2H), 2,80 (t, 2H), 3,80 (t, 2H), 4,20
(m, 3H), 5,42 (bs, 2H), 5,80 (bs, 1H), 6,87 (d, 1H), 7,25 (m, 4H),
7,36 (m, 5H), 7,45 (dd, 1H), 8,14 (d, 1H), 8,75 (bs, 1H).
-
2-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}ethoxy)-5-[4-(aminohydroxycarbonyl-amino)but-1-inyl]benzoesäure (Verbindung
37)
-
In
einen kleinen Rundkolben wurde Verbindung 36 (30 mg, 0,05 mMol)
vorgelegt. Zu diesem Kolben wurde 1M KOH/CH3OH
(0,30 ml, 0,30 mMol) gegeben. Die Reaktion wurde 48 Stunden bei
Raumtemperatur gerührt
und dann in einem Eisbad gekühlt.
1M HCl/Ether (0, 30 ml, 0, 30 mMol) wurde zugegeben und das Gemisch
wurde durch Flash-Säulenchromatographie
(Kieselgel, 9:1 CH2Cl2/CH3OH) gereinigt, unter Gewinnung von 37 als
einen weißen
Feststoff (9 mg, 31,4%): 1H NMR (CD3OD) δ 2,56
(m, 4H), 2,66 (t, 2H), 2,96 (m, 4H), 3,10 (t, 2H), 3,68 (t, 2H),
4,32 (t, 2H), 4,34 (s, 1H), 6,98 (d, 1H), 7,20 (d, 1H), 7,30 (m,
4H), 7,44 (m, 6H).
-
Beispiel
5
-
Herstellung von Amino-N-{4-[4-(2-{4-(8-chlor(5,6-dihydrobenzo[f]pyridino(2,3-b][7]annulen-11-yliden))piperidyl}ethoxy)phenyl]but-3-inyl}-N-hydroxyamid
(Verbindung 32, Figur 7)
-
4-(2-Bromethoxy)-1-jodbenzol
-
Zu
einer gerührten
Lösung
von 4-Jodphenol (25 g, 110 mMol) und K2CO3 (31 g, 220 mMol) in DMF (250 ml) wurde
1,2-Dibromethan (5 ml, 55 mMol) über
einen Zeitraum von 1 h gegeben. Die Lösung wurde auf 50°C erhitzt
und über
Nacht unter Ar gerührt.
Um die Reaktion zu vervollständigen,
wurden weitere Reagenzien zugegeben: 1,2-Dibromethan (20 ml, 220
mMol) und K2CO3 (6
g, 43 mMol) und das Gemisch wurde weitere 12 Stunden unter Ar auf
50°C erhitzt.
Wasser wurde zugegeben und das Reaktionsgemisch wurde mit Dichlormethan
extrahiert, über
Na2SO4 getrocknet,
filtriert und das Lösungsmittel
unter vermindertem Druck verdampft. Das Rohgemisch wurde durch Kieselgelchromatographie,
eluiert mit 10% Essigsäureethylester
in Hexanen, gereinigt, unter Gewinnung der Titelverbindung als einen
weißen
Feststoff (5,5 g, 17 mMol).
-
4-[4-(2-Bromethoxy)phenol]but-3-in-1-ol
-
Zu
einem Gemisch von 4-(2-Bromethoxy)-1-jodbenzol (5,5 g, 17 mMol),
3-Butin-1-ol (1,9 ml, 25 mMol), CuI (952 mg, 5 mMol) und Dichlorbis(triphenylphosphin)palladium(II)
(3,5 g, 5 mMol) in Dichlormethan (100 ml) wurde tropfenweise Et3N (3,5 mL, 25 mMol) gegeben. Die Reaktion
wurde bei Raumtemperatur unter Ar über Nacht gerührt. Das
Lösungsmittel
wurde unter vermindertem Druck verdampft und Essigsäureethylester
wurde zum Auflösen
des Reaktionsgemisches zugegeben, welches über Celite zum Entfernen des
meisten Pd filtriert wurde. Das Rohprodukt wurde durch Kieselgelchromatographie,
eluiert mit Hexan/Essigsäureethylester
(2:1), gereinigt. 4 g der Titelverbindung wurden als ein hellbrauner
Feststoff erhalten.
-
4-[4-(2-{4-(8-Chlor-5,6-dihydrobenzo[f]pyridino[2,3-b][7]annulen-11-yliden)piperidyl}ethoxy)but-3-in-1-ol
-
8-Chlor-11-(4-piperidyliden)-5,6-dihydrobenzo[a]pyridino[2,3-d][7]annulen (2,5
g, 7,75 mMol) und 4-[4-(2-Bromethoxy)phenol]but-3-in-1-ol (2,5 g,
9,2 mMol) wurden in Dichlormethan gelöst. Zu dieser Lösung wurde
Et3N (2,6 ml, 18,5 mMol) gegeben und die
Reaktion wurde über
Nacht unter Ar unter Rückfluss
erhitzt. Das Dichlormethan wurde unter vermindertem Druck verdampft.
Die nicht umgesetzten Ausgangsmaterialien wurden nach Reinigung
durch Chromatographie mit 10% MeOH in Dichlormethan entfernt. Die
Titelver bindung wurde als ein weißer Feststoff (1,9 g, 3,76
mMol) erhalten.
-
{N-{4-[4-(2-{4-(8-Chlor(5,6-dihydrobenzo[f]pyridino[2,3-b][7]annulen-11-yliden))piperidyl}ethoxy)phenyl]but-3-inyl}phenoxycarbonylaminooxy}ameisensäurephenylester
-
Eine
Lösung
von 4-[4-(2-{4-(8-Chlor-5,6-dihydrobenzo[f]pyridino[2,3-b][7]annulen-11-yliden)piperidyl}ethoxy)but-3-in-1-ol
(1,9 g, 3,76 mMol), Triphenylphosphin (1,2 g, 4,7 mMol) und N,O-Bis-(phenoxycarbonyl)hydroxylamin
(1,3 g, 4,7 mMol) in THF (20 ml) wurde mit einem Eisbad auf 0°C gekühlt. Diisopropylazodicarboxylat
(950 mg, 4,7 mMol) wurde tropfenweise zu der gerührten Lösung gegeben. Die Reaktion
wurde auf Raumtemperatur erwärmen
lassen und für
eine Stunde gerührt.
War die Reaktion einmal vollständig,
wurde das Lösungsmittel
unter Vakuum verdampft. Das Produkt wurde durch Kieselgelchromatographie,
unter Verwendung von 10% MeOH in Dichlormethan, gereinigt. 4,5 g
der Titelverbindung (leicht unrein) wurden erhalten.
-
Amino-N-{4-[4-(2-{4-(8-chlor(5,6-dihydrobenzo[f]pyridino[2,3-b][7]annulen-11-yliden))piperidyl}ethoxy)phenyl]but-3-inyl}-N-hydroxyamid
-
{N-{4-[4-(2-{4-(8-Chlor(5,6-dihydrobenzo[f]pyridino[2,3-b][7]annulen-11-yliden))piperidyl}ethoxy)phenyl]but-3-inyl}phenoxycarbonylaminooxy}ameisensäurephenylester
(4,5 g) wurde in MeOH, gesättigt
mit NH3 (100 ml), gelöst. Das System wurde mit einem
Kautschukseptum verschlossen und das Gemisch wurde über Nacht
bei Raumtemperatur gerührt.
Das Lösungsmittel
wurde unter Vakuum verdampft und die Rohverbindung wurde durch Chromatographie
an Kieselgel, eluiert mit 10% MeOH, gesättigt mit NH3 in
Dichlormethan, gereinigt, unter Gewinnung der Titelverbindung, Verbindung
32 (800 mg). [Alternativ kann die Reaktion in einem Druckrohr ausgeführt werden].
-
Beispiel 6
-
Herstellung von N-{4-[4-(3-{4-[(1R)(4-Chlorphenyl)phenylmethyl]-piperazinyl}propoxy)phenyl]but-3-inyl}-amino-N-hydroxyamid
(Verbindung 52)
-
4-(2-Brompropoxy)-1-jodbenzol
-
Zu
einer gerührten
Lösung
von 4-Jodphenol (15 g, 70 mMol) und K2CO3 (12,4 g, 90 mMol) in DMF (30 ml) wurde
1,2-Dibrompropan (7,8 ml, 90 mMol) über einen Zeitraum von 1 h
gegeben. Die Lösung
wurde auf 50°C
erhitzt und über
Nacht unter Ar gerührt.
Wasser (500 ml) wurde zugegeben und das Reaktionsgemisch wurde mit
Dichlormethan extrahiert, über
Na2SO4 getrocknet,
filtriert und das Lösungsmittel
unter vermindertem Druck abgedampft. Gereinigt durch Kieselgelchromatographie,
eluiert mit 10% Essigsäureethylester
in Hexanen, unter Gewinnung der Titelverbindung als einen weißen Feststoff
(10 g, 29 mMol).
-
4-[4-(2-Brompropoxy)phenyl]but-3-in-1-ol
-
Zu
einer Lösung
von 4-(2-Brompropoxy)-1-jodbenzol (10 g, 29 mMol), 3-Butin-1-ol
(2, 6 ml, 37 mMol), CuI (980 mg, 5, 2 mMol) und Dichlorbis(triphenylphosphin)palladium(II)
(3,6 g, 5,2 mMol) in Dichlormethan (40 ml) wurde Et3N
(6,0 ml, 44 mMol) tropfenweise gegeben. Die Reaktion wurde über Nacht
bei Raumtemperatur unter Ar gerührt.
Das Lösungsmittel
wurde unter vermindertem Druck verdampft und Essigsäureethylester wurde
zum Auflösen
der Verbindung zugegeben, die Lösung
wurde über
Celite filtriert, um das meiste Pd zu entfernen. Das Rohprodukt
wurde durch Kieselgelchromatographie, eluiert mit Hexan/Essigsäureethylester (2:1),
gereinigt. 2,6 g der Titelverbindung wurden als ein hellbrauner
Feststoff erhalten.
-
4-{4-[3-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)propoxy]-phenyl}but-3-in-1-ol
-
[(1R)(4-Chlorphenyl)phenylmethyl]piperazin
(1,6 g, 5,6 mMol) und 4-[4-(2-Brompropoxy)phenyl]but-3-in-1-ol (2,0
g, 7,04 mMol) wurden in Dichlormethan (10 ml) gelöst. Et3N (1 ml, 7,04 mMol) wurde tropfenweise zugegeben;
die Lösung
wurde unter Rückfluss über Nacht
unter Ar erhitzt. Das Lösungsmittel
wurde verdampft und die Verbindung wurde durch Kieselgelchromatographie,
eluiert mit Essigsäureethylester,
gereinigt. 2,0 g der Titelverbindung wurden als ein weißer Feststoff
erhalten.
-
N-{4-[4-(3-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)-propoxy)phenyl]but-3-inyl}phenoxycarbonylaminophenoxyformiat
-
Eine
Lösung
von 4-{4-[3-(4-((1R)(4-Chlorphenyl)-phenylmethyl)piperazinyl)propoxy]phenyl}but-3-in-1-ol
(1,6 g, 5,6 mMol), Triphenylphosphin (1,3 g, 5,1 mMol) und N,O-Bis-(phenoxycarbonyl)hydroxylamin
(1,4 g, 5,1 mMol) in THF (20 ml) wurde mit einem Eisbad auf 0°C gekühlt. Diisopropylazodicarboxylat (1,0
g, 5,1 mMol) wurde tropfenweise zu der gerührten Lösung gegeben. Dann wurde die
Reaktion auf Raumtemperatur erwärmen
lassen und eine Stunde gerührt.
Nach Beendigung der Reaktion wurde das Lösungsmittel unter Vakuum verdampft.
Keine weitere Reinigung der Verbindung wurde ausgeführt.
-
N-{4-[4-(2-{4-[(1R)(4-Chlorphenyl)phenylmethyl]piperazinyl}-propoxy)phenyl]but-3-inyl}-amino-N-hydroxyamid
(Verbindung 52)
-
N-{4-[4-(3-(4-((1R)(4-Chlorphenyl)phenylmethyl)piperazinyl)-propoxy)phenyl]but-3-inyl}phenoxycarbonylaminophenoxyformiat
wurde in MeOH gelöst
und zu 20 ml kondensiertem (Trockeneis/Aceton) NH3 in
einem Druckrohr gegeben. Das Druckrohr wurde verschlossen, auf Raumtemperatur
erwärmen
lassen. Nach Rühren über Nacht
wurde der Druck langsam entlastet und die Kappe entfernt, unter Öffnen des
Systems für die
Luft, dann wurde das Lösungsmittel
unter Vakuum verdampft. Reinigung durch Kieselgelchromatographie, eluiert
mit 10% MeOH, gesättigt
mit NH3 in Dichlormethan, lieferte die Titelverbindung,
Verbindung 52 (1,05 g).
-
Beispiel 7
-
Herstellung von Amino-N-{4-[4-(4-{4-[bis(4-fluorphenyl)methyl]piperazinyl}butoxy)phenyl]but-3-inyl}-N-hydroxyamid
(Verbindung 80, Figur 6)
-
1-(4-Brombutoxy)-4-jodbenzol
(117).
-
Zu
einer gerührten
Lösung
von 4-Jodphenol (100 g, 0,5 Mol) und K2CO3 (70 g, 0,5 Mol) in DMF (400 ml) wurde 1,4-Dibrombutan
(100 ml, 0,84 Mol) über
einen Zeitraum von 1 h gegeben. Die Lösung wurde über Nacht bei Raumtemperatur
unter Ar gerührt.
H2O (1000 ml) wurde zugegeben und das Reaktionsgemisch
wurde mit CH2Cl2 extrahiert.
Die organische Schicht wurde dann mit 1000 ml Salzlösung gewaschen, über MgSO4 getrocknet, auf konzentriert, unter Gewinnung
eines weißen
Feststoffs (100 g); 1H NMR (CD3Cl): δ 2,15 – 1,87 (m,
6H), 3,50 – 3,20
(m, 4H), 3,94 (t, 2H), 6,85 (d, 2H), 7,55 (d, 2H).
-
4-[4-(4-Brombutoxy)phenol]but-3-in-1-ol
(118).
-
Eine
Lösung
von 117 (100 g, 0,3 Mol), 3-Butin-1-ol (45 ml, 0,6 Mol), CuI (800
mg, 4,2 mMol) und Dichlorbis(triphenylphosphin)palladium(II) (2,9
g, 4,2 mMol) in Dichlormethan (400 ml) wurde auf 0°C (Eisbad) gekühlt. Et3N (84 ml, 0,6 Mol) wurde tropfenweise, unter
Halten der niedrigen Temperatur, zugegeben. Dann wurde das Gemisch
auf Raumtemperatur erwärmt
und über
Nacht unter Ar gerührt.
Das Dichlormethan wurde unter Vakuum entfernt. Der erhaltene Halbfeststoff
wurde in einem Minimum von CH2Cl2 gelöst
und über
eine große
Lage Kieselgel durch Elution mit 10% EtOAc in Hexan, gefolgt von
50% EtOAc : 50% Hexan, geleitet. 75 g eines hellbraunen Feststoffs
wurden erhalten; 1H NMR (CD3Cl) δ 2,10 -1,80 (m, 4H), 2,66
(t, 2H), 3,25 (t, 1H), 3,50 (t, 2H), 3,80 (t, 2H), 3,94 (t, 2H),
6,85 (d, 2H), 7,55 (d, 2H).
-
Verbindung 119
-
4-Bis(4-fluorphenylmethylpiperazin
(58 g, 0,2 Mol) und 118 (74 g, 0,25 Mol) wurden in CH2Cl2 (500 ml) ge löst. Zu dieser Lösung wurde
NEt3 (43 ml, 0,31 Mol) gegeben. Das Gemisch
wurde 48 h bei Raumtemperatur unter Ar rühren lassen. Nach Verdampfung
des Lösungsmittels
unter Vakuum wurde der erhaltene Halbfeststoff in einer minimalen
Menge von CH2Cl2 gelöst und über eine
große
Lage Kieselgel durch Elution mit 50% EtOAc:50% Hexan geleitet, gefolgt
von EtOAc, um die gewünschte
Verbindung zu entfernen. Aufkonzentrierung der Lösung ergab einen weißlichen
Schaum (70 g) 90% rein; 1H NMR (CD3Cl) δ 1,78 – 1,75 (m,
6H), 2,72 - 2,45 (m, 12H), 3,78 (t, 2H), 3,94 (t, 2H), 4,23 (s,
1H), 6,76 (d, 2H), 6,97 (t, 4H), 7,37 – 7,25 (m, 6H).
-
Verbindung 80
-
Eine
Lösung
von 119 (70 g, 0,14 Mol), Triphenylphosphin (45 g, 0,17 Mol) und
N,O-Bis-(phenoxycarbonyl)hydroxylamin (46 g, 0,17 Mol) in THF (500
ml) wurde mit einem Eisbad auf 0°C
gekühlt.
Diisopropylazodicarboxylat (34 ml, 0,17 Mol) wurde tropfenweise
zu der gerührten
Lösung
gegeben. Das Eisbad wurde entfernt, die Reaktion wurde auf Raumtemperatur
erwärmen
lassen und 1 h gerührt.
Die Reaktion wurde durch DC auf Vollständigkeit überprüft. Das Lösungsmittel wurde unter Vakuum
entfernt, das Rohmaterial wurde in 700 ml MeOH, gesättigt mit
Ammoniak, gelöst.
Das Gemisch wurde über
Nacht in einem Rundkolben, verschlossen über ein Kautschukseptum, gerührt. Die
Reaktion wurde durch eine Säure/Base-Extraktion
aufgearbeitet, konzentriert und über
eine große
Lage Kieselgel (45 g), eluiert mit 10% MeOH in Dichlormethan, geleitet.
Das Produkt wurde mit 500 ml in unter Rückfluss erhitztem EtOAc umkristallisiert
und über
Nacht auf Raumtemperatur gekühlt,
unter Gewinnung von 20 g reiner Verbindung; 1H
NMR (CD3Cl) δ 1,78 – 1,75 (m, 6H), 2,57 – 2,45 (m,
10H), 2,72 (t, 2H), 3,78 (t, 2H), 3,94 (t, 2H), 4,23 (s, 1H), 5,34
(s br, 2H), 6,76 (d, 2H), 6,97 (t, 4H), 7,37 – 7,25 (m, 6H).
-
Die
nachstehende Tabelle II liefert erläuternde NMR-Daten für die besonders
bevorzugten Verbindungen.
-
-
Beispiel 8
-
CHO-K1 H1R Bindungs-Assay-Protokoll
-
Dieses
Assay wird üblicherweise
zum Messen der Fähigkeit
einer Verbindung, um als ein Histamin-H1-Rezeptor-Bindungsligand zu
wirken, verwendet. Wenn dieses Assay human-geklonte H1-Rezeptoren verwendet,
kann es eine gute Annäherung
dafür bereitstellen,
was erwartet werden kann, wenn eine Verbindung an Menschen verabreicht
wird.
-
Einzelheiten
des Assayverfahrens sind wie nachstehend. CHO-K1-Zellen, die human-geklonten H1-Rezeptor
exprimieren, werden zum Zusammenfluss in Gewebskulturschalen wachsen
lassen. Die Zellen werden unter Verwendung von D-PBS-Puffer (JRH
Biosciences) geerntet, bei 4°C
gehalten, zu Pelletzellen (4°C,
500 g, 10 min) zentrifugiert. Das fertige Zellpellet wird homogenisiert
und unter Verwendung von Tris/Saccharosepuffer (20 mM Tris, 250
mM Saccharose, pH 7,4 bei 4°C)
resuspendiert. Aliquote Mengen der Membranzubereitung werden bei –70°C gelagert.
-
Am
Tag des Assays wird die Membranzubereitung aufgetaut und zentrifugiert
(TLA100.3 Rotor, 4°C, 15
min, 23 000 U/min). Das Pellet wird in Tris/Saccharosepuffer anfänglich resuspendiert
und dann, falls erforderlich, unter Verwendung von Assaypuffer A
(50 mM Na/KPO4, 2 mM MgCl2,
0,5% (Gewicht/Volumen) BSA, pH 7,5), weiter verdünnt.
-
Für das Bindungsassay
werden die Membranzubereitung, die Testverbindung und 3H-Pyrilamin
(2 nM Ende) in Puffer A mit 1% (Volumen/Volumen) DMSO Ende in einer
96-Vertiefungs-Polypropylenplatte für 3 Stunden bei 37°C inkubiert.
Nicht-spezifisches Binden wird in Gegenwart von 10 μM Pyrilamin
bestimmt. Ein 96-Vertiefungs-Ernter (Packard) wird verwendet, um
die 96-Vertiefungsplatte auf einer GF/B-Filterplatte, vorbehandelt
mit 0,1% (Volumen/Volumen) PEI, zu ernten. Die Platte wird in einem
Packard Topcounter, nach Zugeben von Microscint 20 (Packard)-Szintillationsfluid,
gezählt.
Der Ki-Wert für jede Verbindung an dem Histamin-H1-Rezeptor
wird dann von den Zählungen
berechnet. Die Ergebnisse werden in Tabelle 1, infra, gezeigt.
-
Beispiel 9
-
Inhibierung von LTB4-Erzeugung in humanem Ganz-Blut
-
Dieses
Assay prüft
die Fähigkeit
einer Verbindung, Leukotrien-B4-Erzeugung
aus Humanblut, stimuliert mit Calciumionophor, zu inhibieren. Da
diese Erzeugung von Leukotrien-B4 über die
Aktivierung des 5-Lipoxygenaseenzyms vermittelt wird, gibt dieses
Assay für
die Fähigkeit
der Verbindung, das Human-5-lipoxygenaseenzym
zu inhibieren, eine Vorhersage.
-
Das
Verfahren für
dieses Assay ist wie nachstehend. Blut wird aus normalen Humanprobanden
in Heparin-enthaltende Röhrchen
gezogen. 1 ml des heparinisierten Bluts wird in ein 1,5 ml Polypropylenröhrchen pipettiert.
Zu dieser Probe werden entweder verschiedene Konzentrationen der
Testverbindung (5 μl),
gelöst in
DMSO, oder 5 μl
DMSO als eine Trägerkontrolle
gegeben. Diese Proben werden in ein Wasserbad bei 37°C für 15 min,
inkubiert. 5 μl
des Calciumionophors A23187 (bei einer Endkonzentration von 50 μM) werden
dann zu jeder Probe gegeben, die Vortex-behandelt und für 30 Minuten
in das Wasserbad zurück
gestellt wird. Die Proben werden dann bei 2500 U/min für 10 min
bei 4°C
zentrifugiert. 50 μl
des Überstands
werden in vorgekühlte
Eppendorf-Röhrchen,
die 950 μl
Enzym-Immuno-Assay-(EIA)-Puffer enthalten, überführt. Ein kommerziell erhältlicher
EIA-Kit (Cayman Chemical Co., Ann Arbor, MI, USA) wird zum anschließenden Messen
der LTB4-Erzeugung in den Proben verwendet.
Die in der Trägerkontrollprobe
erzeugten LTB4-Spiegel werden dann mit jenen verglichen,
worin die Testverbindung zugesetzt wurde. Aus diesem wird eine prozentuale
Inhibierung der LTB4-Erzeugung durch jede
Konzentration an Testverbindung berechnet und der IC50 zur
Inhibierung von LTB4-Erzeugung für jede Testverbindung wird
bestimmt. Die Ergebnisse werden in Tabelle 1, infra, gezeigt.
-
-
Beispiel 10
-
Antihistaminerge Wirksamkeit
In Vivo
-
Männliche
Hartley-Meerschweinchen werden von Charles River Labs mit einem
Körpergewicht
von 350 – 400
Gramm erhalten. Die Inhibierung der Histaminwirksamkeit wird durch
das Verfahren von Konzett und Rössler
(Naonyn-Schmiedebergs Arch. Exp. Path. Pharmakol. 195, 71–74 (1940)
gemessen. Anästhesierte Meerschweinchen
werden künstlicher
Beatmung unterzogen. Der endotracheale Druck wird aufgezeichnet. Bronchokonstriktion
wird durch successive intravenöse
Injektionen von Histamin induziert. Die Testverbindungen werden
oral in einer 1%igen Methocellulosesuspension bei eingestellten
Zeitpunkten vor der Histaminverabreichung verabreicht.
-
Die
Ergebnisse (Tabelle 2) zeigt die Prozent Inhibierung von Histamin-induzierter
Bronchokonstriktion durch ausgewählte
Verbindungen an mehrfachen Zeitpunkten der oralen Nachdosierung.
50% Inhibierung oder größer werden
als signifikant angesehen.
-
-
Es
kann aus dieser Tabelle ersichtlich werden, dass die erfindungsgemäßen Verbindungen
gute Wirksamkeit bezüglich
ihrer Fähigkeit,
Histamin-induzierte Bronchokonstriktion zu inhibieren, besitzen.
Weiterhin besitzen die bei einer einzelnen Dosis verabreichten verschiedenen
Verbindungen antihistaminerge Wirksamkeit für längere Dauer. Beispielsweise
inhibiert 27, bei einer Dosis von 2 mg/kg, noch Histamininduzierte
Bronchokonstriktion um 91% bei 6 Stunden nach oralem Dosieren. Diese
Versuche weisen auch aus, dass die getesteten Verbindungen oral
bioverfügbar
sind.
-
Beispiel 11
-
5-Lipoxygenase-Inhibitor-Wirkung
in vivo
-
Männliche
Hartley-Meerschweinchen werden von Charles River Labs mit einem
Körpergewicht
von 350 – 400
Gramm erhalten. Die Verbindungen werden mit einem Volumen von [1–2 mg/ml]
in 1% Methocellulose zum oralen Dosieren zubereitet. Tiere werden
in Gruppen von fünf
(5) geteilt. Jedes Assay schließt
eine Kontrollgruppe, dosiert mit Träger, ein. Jede Tiergruppe wird
mit entweder Träger
oder Verbindung durch orale Gabe dosiert. Die Tiere werden für ein, drei
oder sechs Stunden nach Dosieren ruhen lassen. Kontrolltiere werden
für drei
Stunden ruhen lassen. An geeigneten Zeitpunkten werden die Tiere
mit Urethan bei 1,5 g/kg, ip., anästhesiert. Blut wird in eine
heparinisierte Spritze über
Herzpunktur abgezogen.
-
Blut
(0,5 ml) wird in getrennt etikettierte 1,5 ml Eppendorf-Röhrchen in
aliquoten Mengen gegeben. Jede Probe wird mit 5 μl [15 mM] Arachidonsäure versetzt
und in ein Wasserbad von 37°C
für fünf Minuten gegeben.
Nach fünf
Minuten wird das Blut mit 5 μl
[5 mM] A23187 (Calcium-Ionophor) stimuliert und in dem Wasserbad
für weitere
30 Minuten belassen. Nach den dreißig Minuten werden die Blutproben
von dem Wasserbad entfernt und bei 14 000 U/min für 2 Minuten
zentrifugiert. Plasma wird mit EIA-Puffer verdünnt und ein EIA wird nach den
Anweisungen der Hersteller (Cayman Chemical Co., Ann Arbor, MI,
USA) ausgeführt.
-
Die
Ergebnisse (Tabelle 3) zeigen die Prozent Inhibierung von 5-Lipoxygenase
durch ausgewählte Verbindungen
bei mehrfachen Zeiträumen
nach oralem Dosieren. 50% Inhibierung oder größer wird als signifikant angesehen.
-
-
Es
kann aus dieser Tabelle ersichtlich werden, dass die erfindungsgemäßen Verbindungen
gute Wirksamkeit hinsichtlich ihrer Fähigkeit, das 5-Lipoxygenaseenzym
zu inhibieren, besitzen. Weiterhin besitzen verschiedene, in einer
einzelnen Dosis verabreichte Verbindungen 5-Lipoxygenase-Inhibitorwirkung
für lange Dauer.
Beispielsweise inhibiert 87 bei einer Dosis von 2 mg/kg noch 5-Lipoxygenasewirksamkeit
um 94% bei 6 Stunden nach oralem Dosieren.
-
Diese
Versuche weisen auch aus, dass die getesteten Verbindungen oral
bioverfügbar
sind.
-
Beispiel 12
-
Inhibierung von 15-Lipoxygenase
-
Dieses
Assay prüft
die Fähigkeit
einer Verbindung, die Erzeugung von 15-Hydroxy-5,8,11,13-eicosatetraensäure (15-HETE) über die
Wirkung von 15-Lipoxygenase an Arachidonsäure zu inhibieren. 15-Lipoxygenase
wurde aus peritonealen polymorphonuklearen Kaninchen-Leukozyten
gereinigt. Das Enzym war für die
Umwandlung von Arachidonsäure
(über Oxidation
an Kohlenstoff-15 von Arachidonsäure)
zu 15-Hydroperoxy-5,8,11,13-eicosatetraensäure (15-HPETE),
die dann zu 15-Hydroxy-5,8,11,13-eicosatetraensäure (15-HETE)
reduziert wurde, verantwortlich.
-
Das
Verfahren für
das Assay ist wie nachstehend. Arachidonsäure wird mit 15-HETE für 5 Minuten
bei 37°C
in Gegenwart oder Abwesenheit von verschiedenen Konzentrationen
Testverbindung (10–8 bis 10–5 M) co-inkubiert.
Die Herstellung von 15-HETE in jeder Probe wird dann durch Radioimmunoassay
gemessen. Die in der Trägerkontrollprobe
erzeugten 15-HETE-Spiegel werden dann mit jenen, worin die Testverbindung
zugegeben wurde, verglichen. Daraus wird eine prozentuale Inhibierung
von 15-HETE-Erzeugung durch jede Konzentration von Testverbindung
berechnet und der IC50 zur Inhibierung der
15-HETE-Erzeugung für
jede Testverbindung wird bestimmt. Die IC50-Werte
(nM) sind 1300, 170, 46, 61 und 110 für Verbindungen 1, 32, 35, 52
bzw. 80.

 bilden;

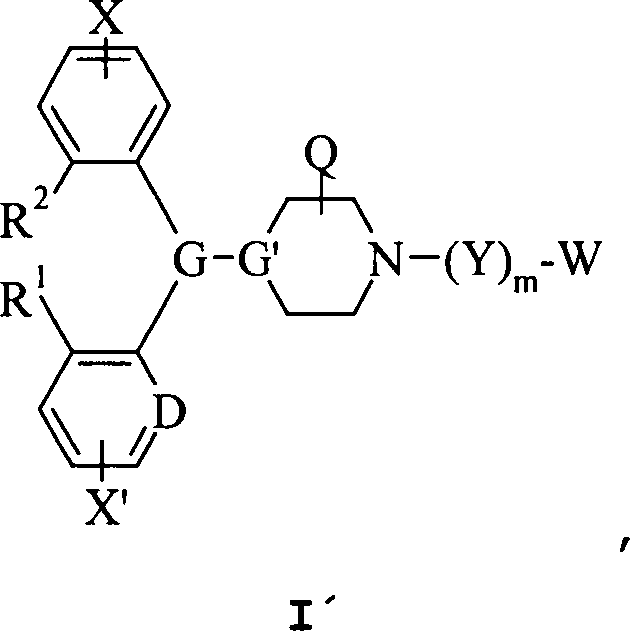


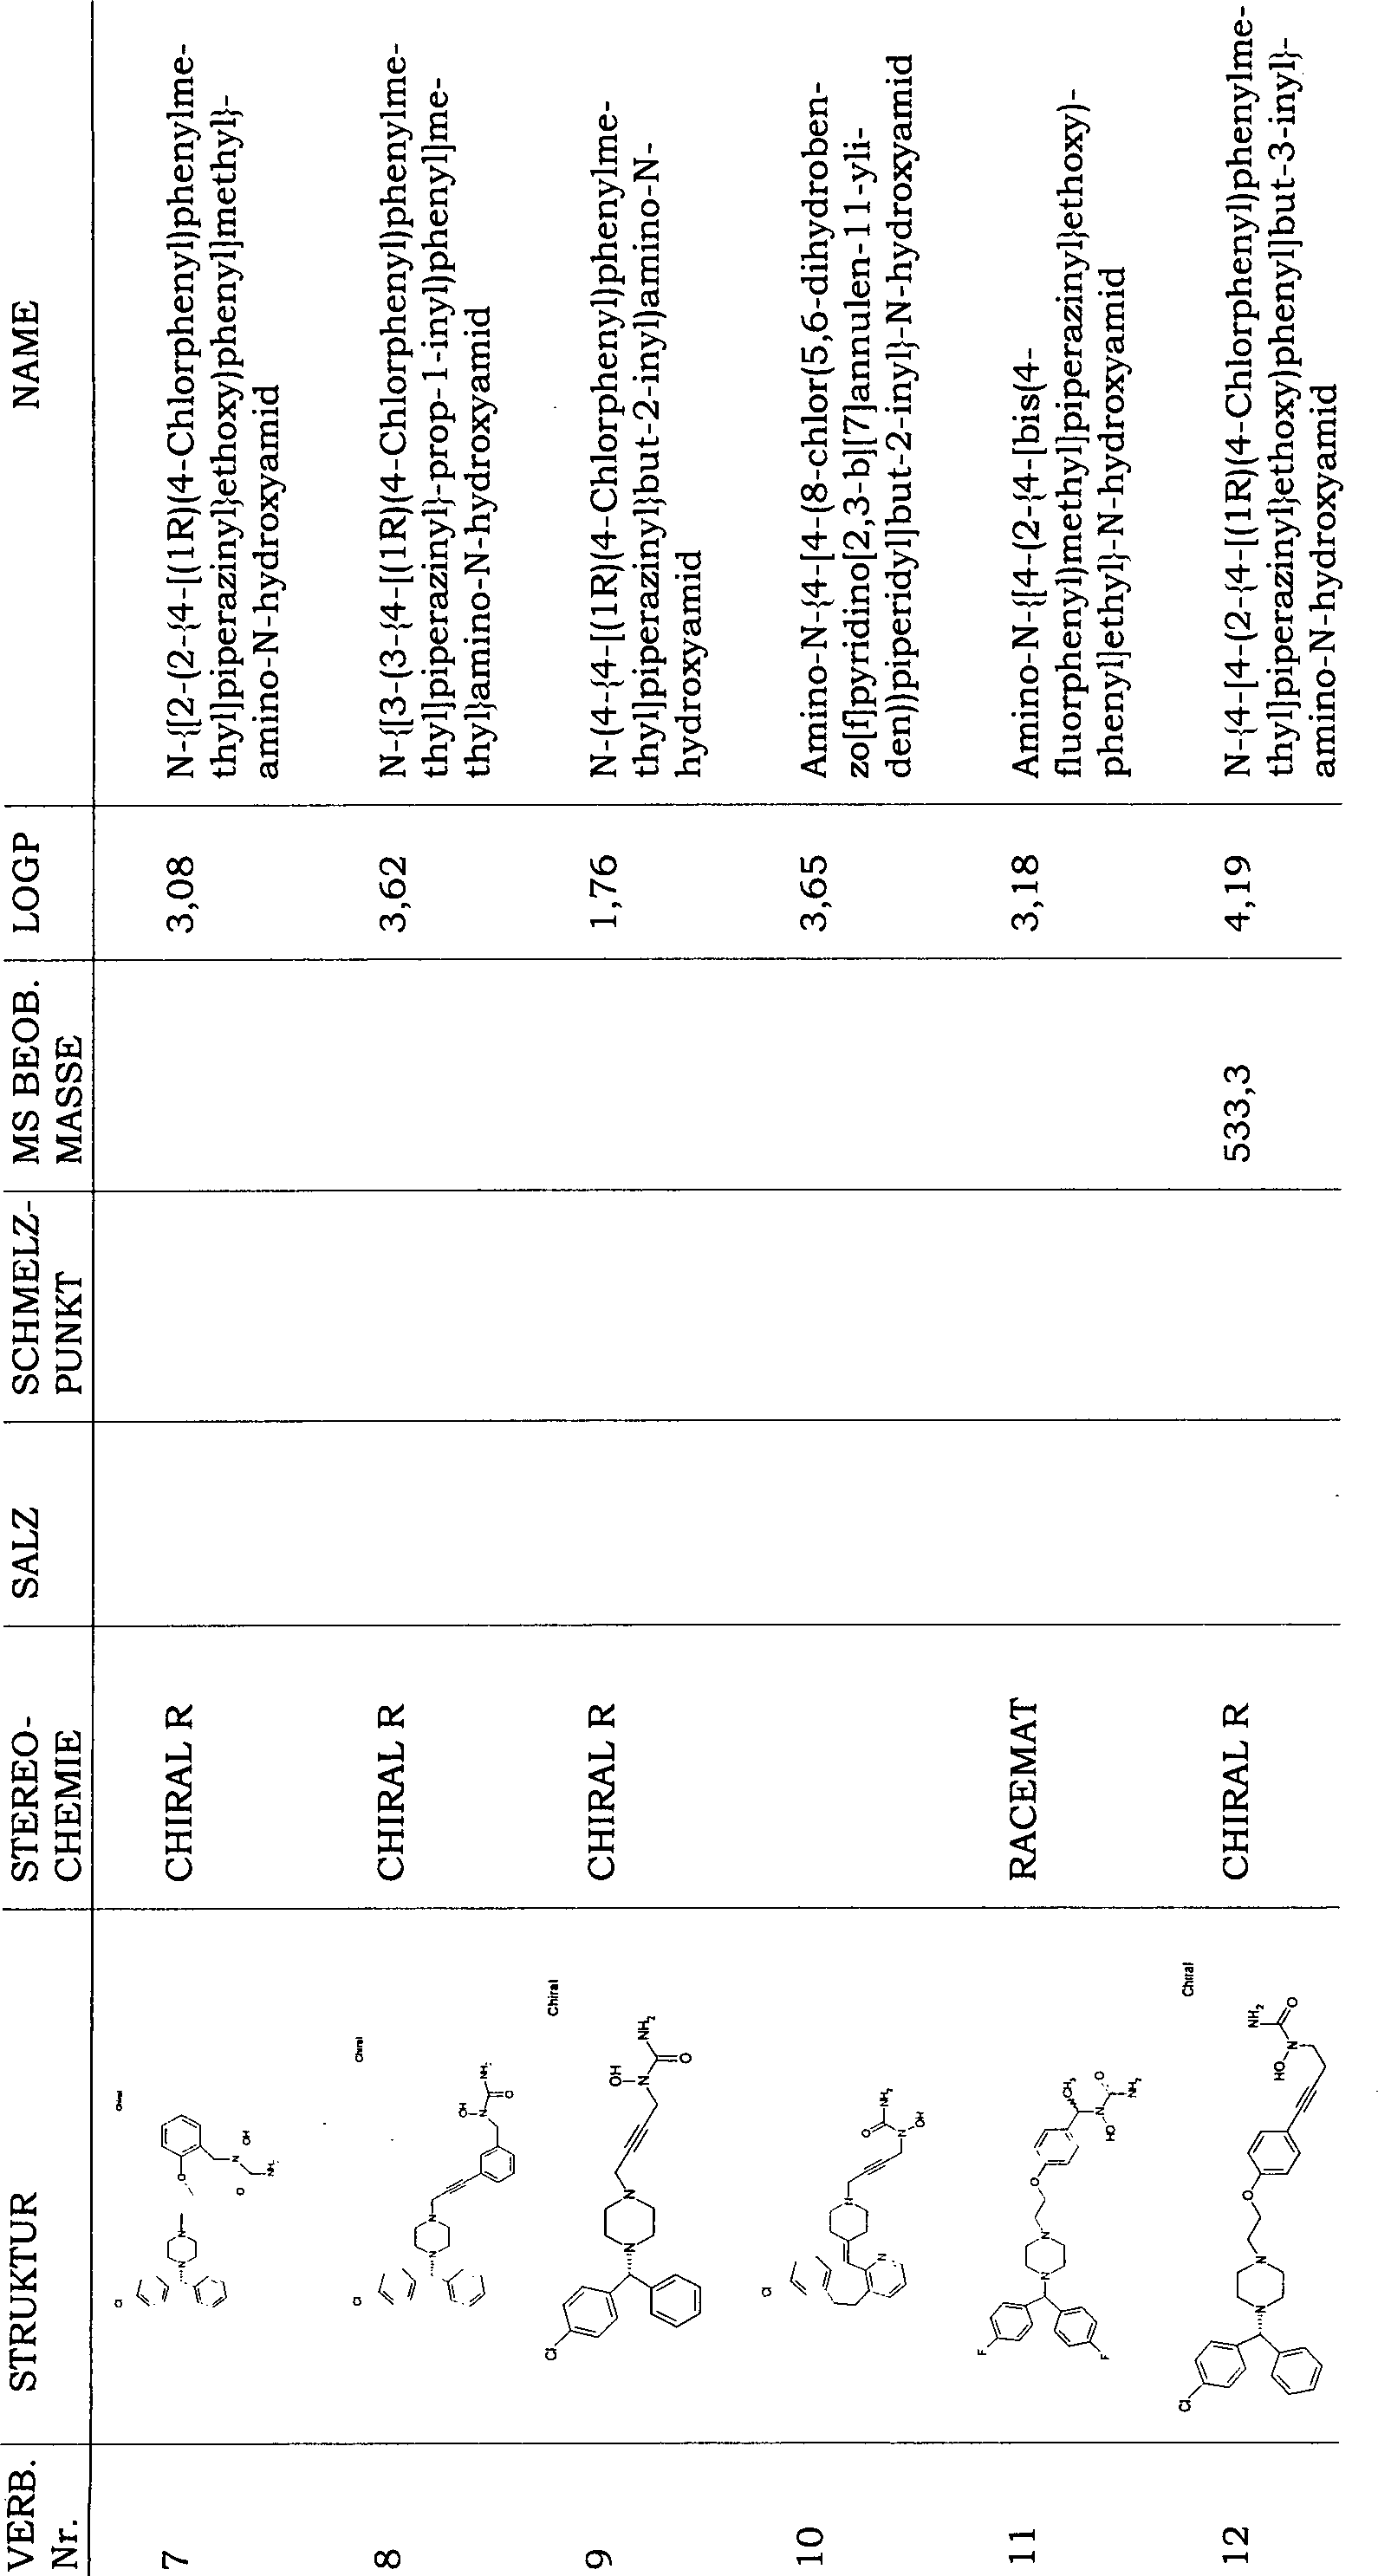
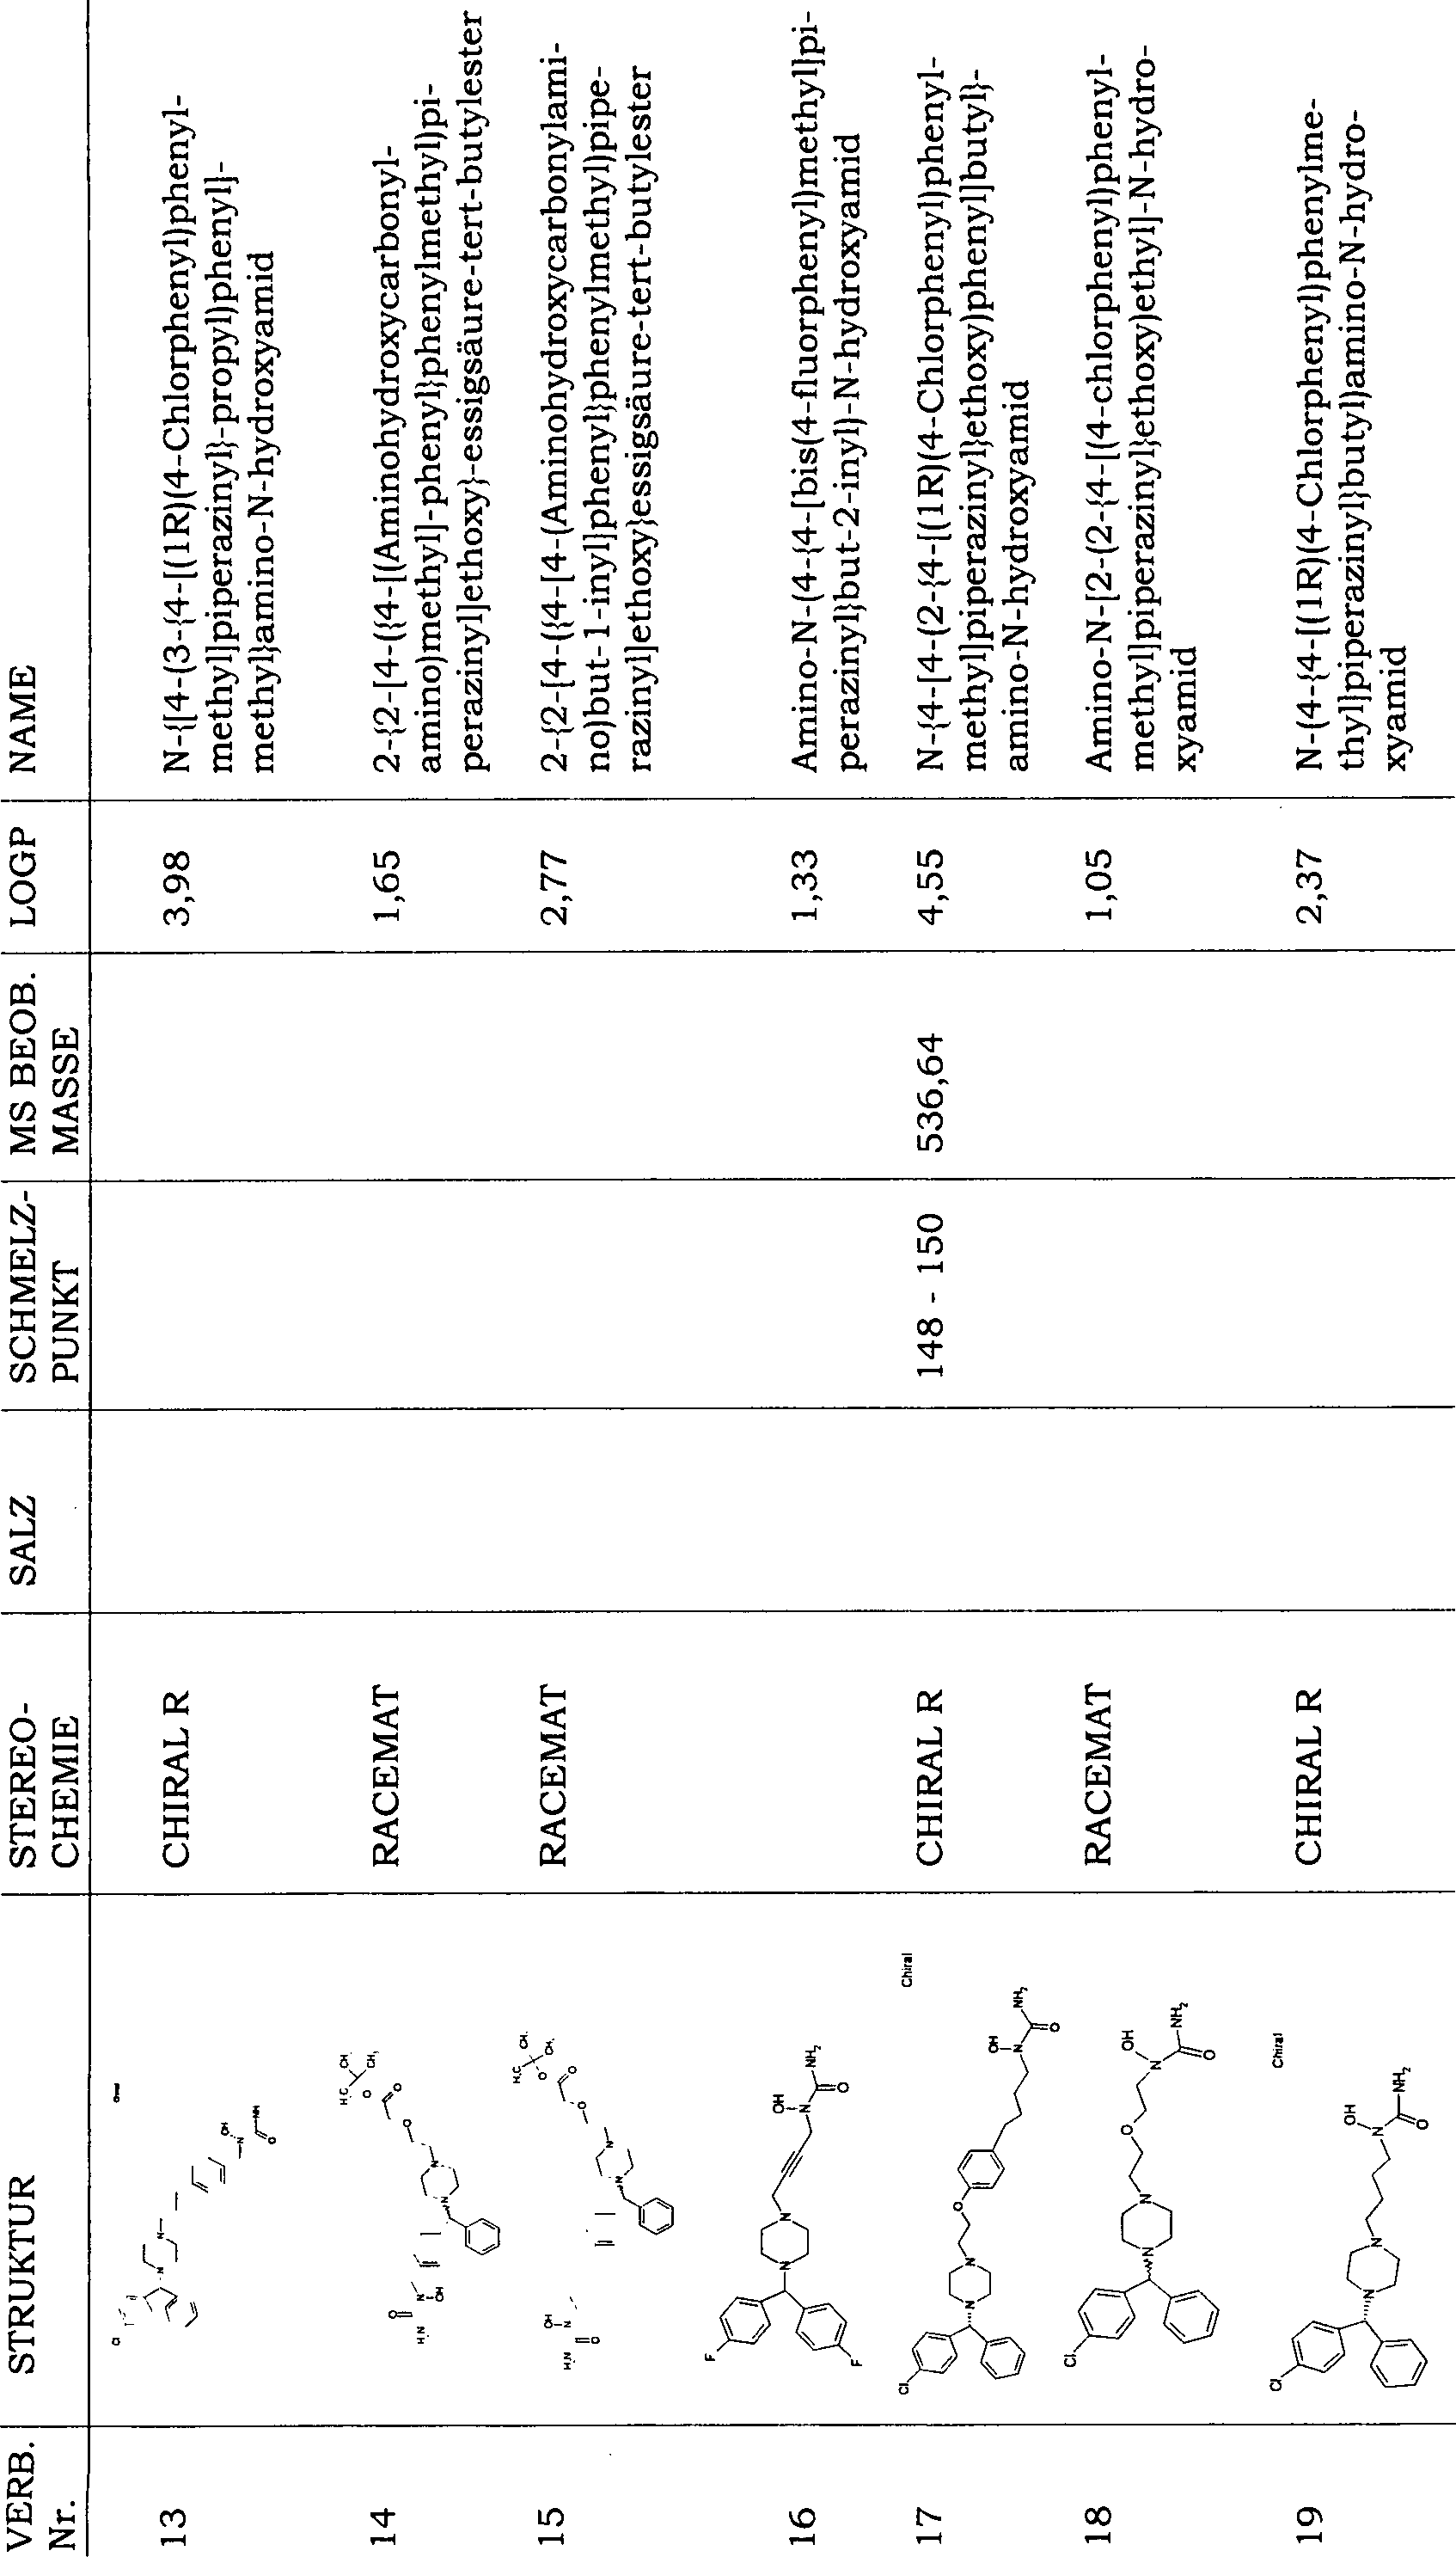
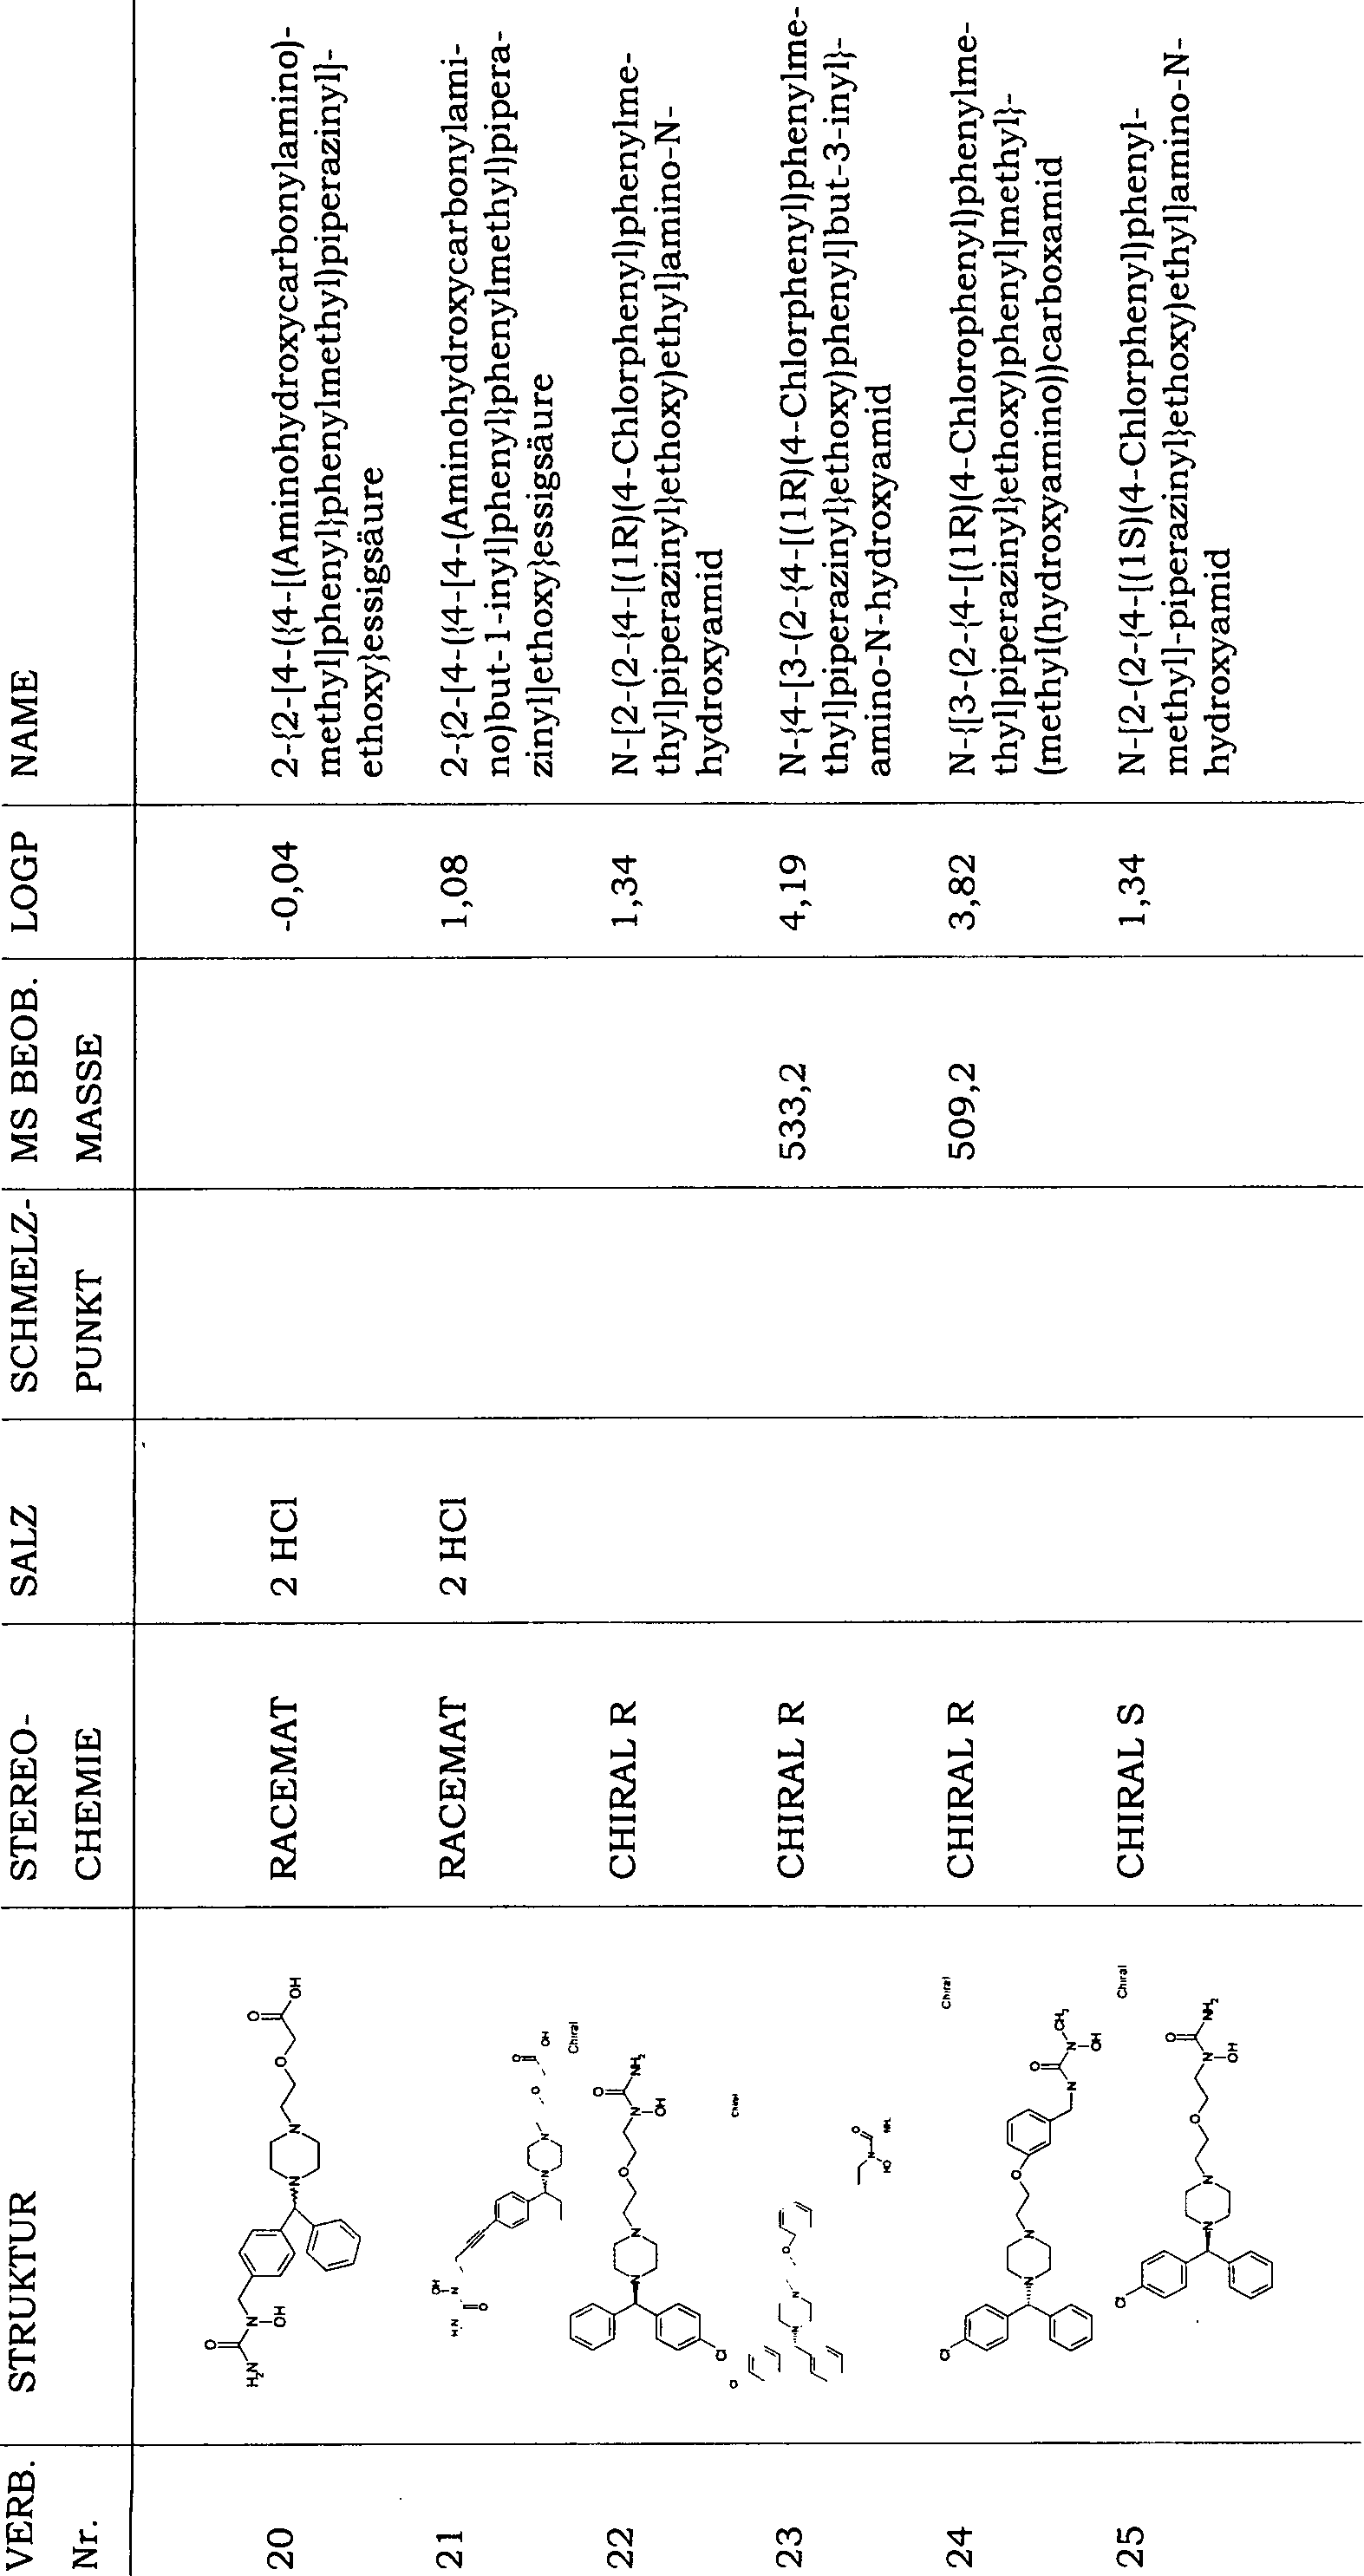
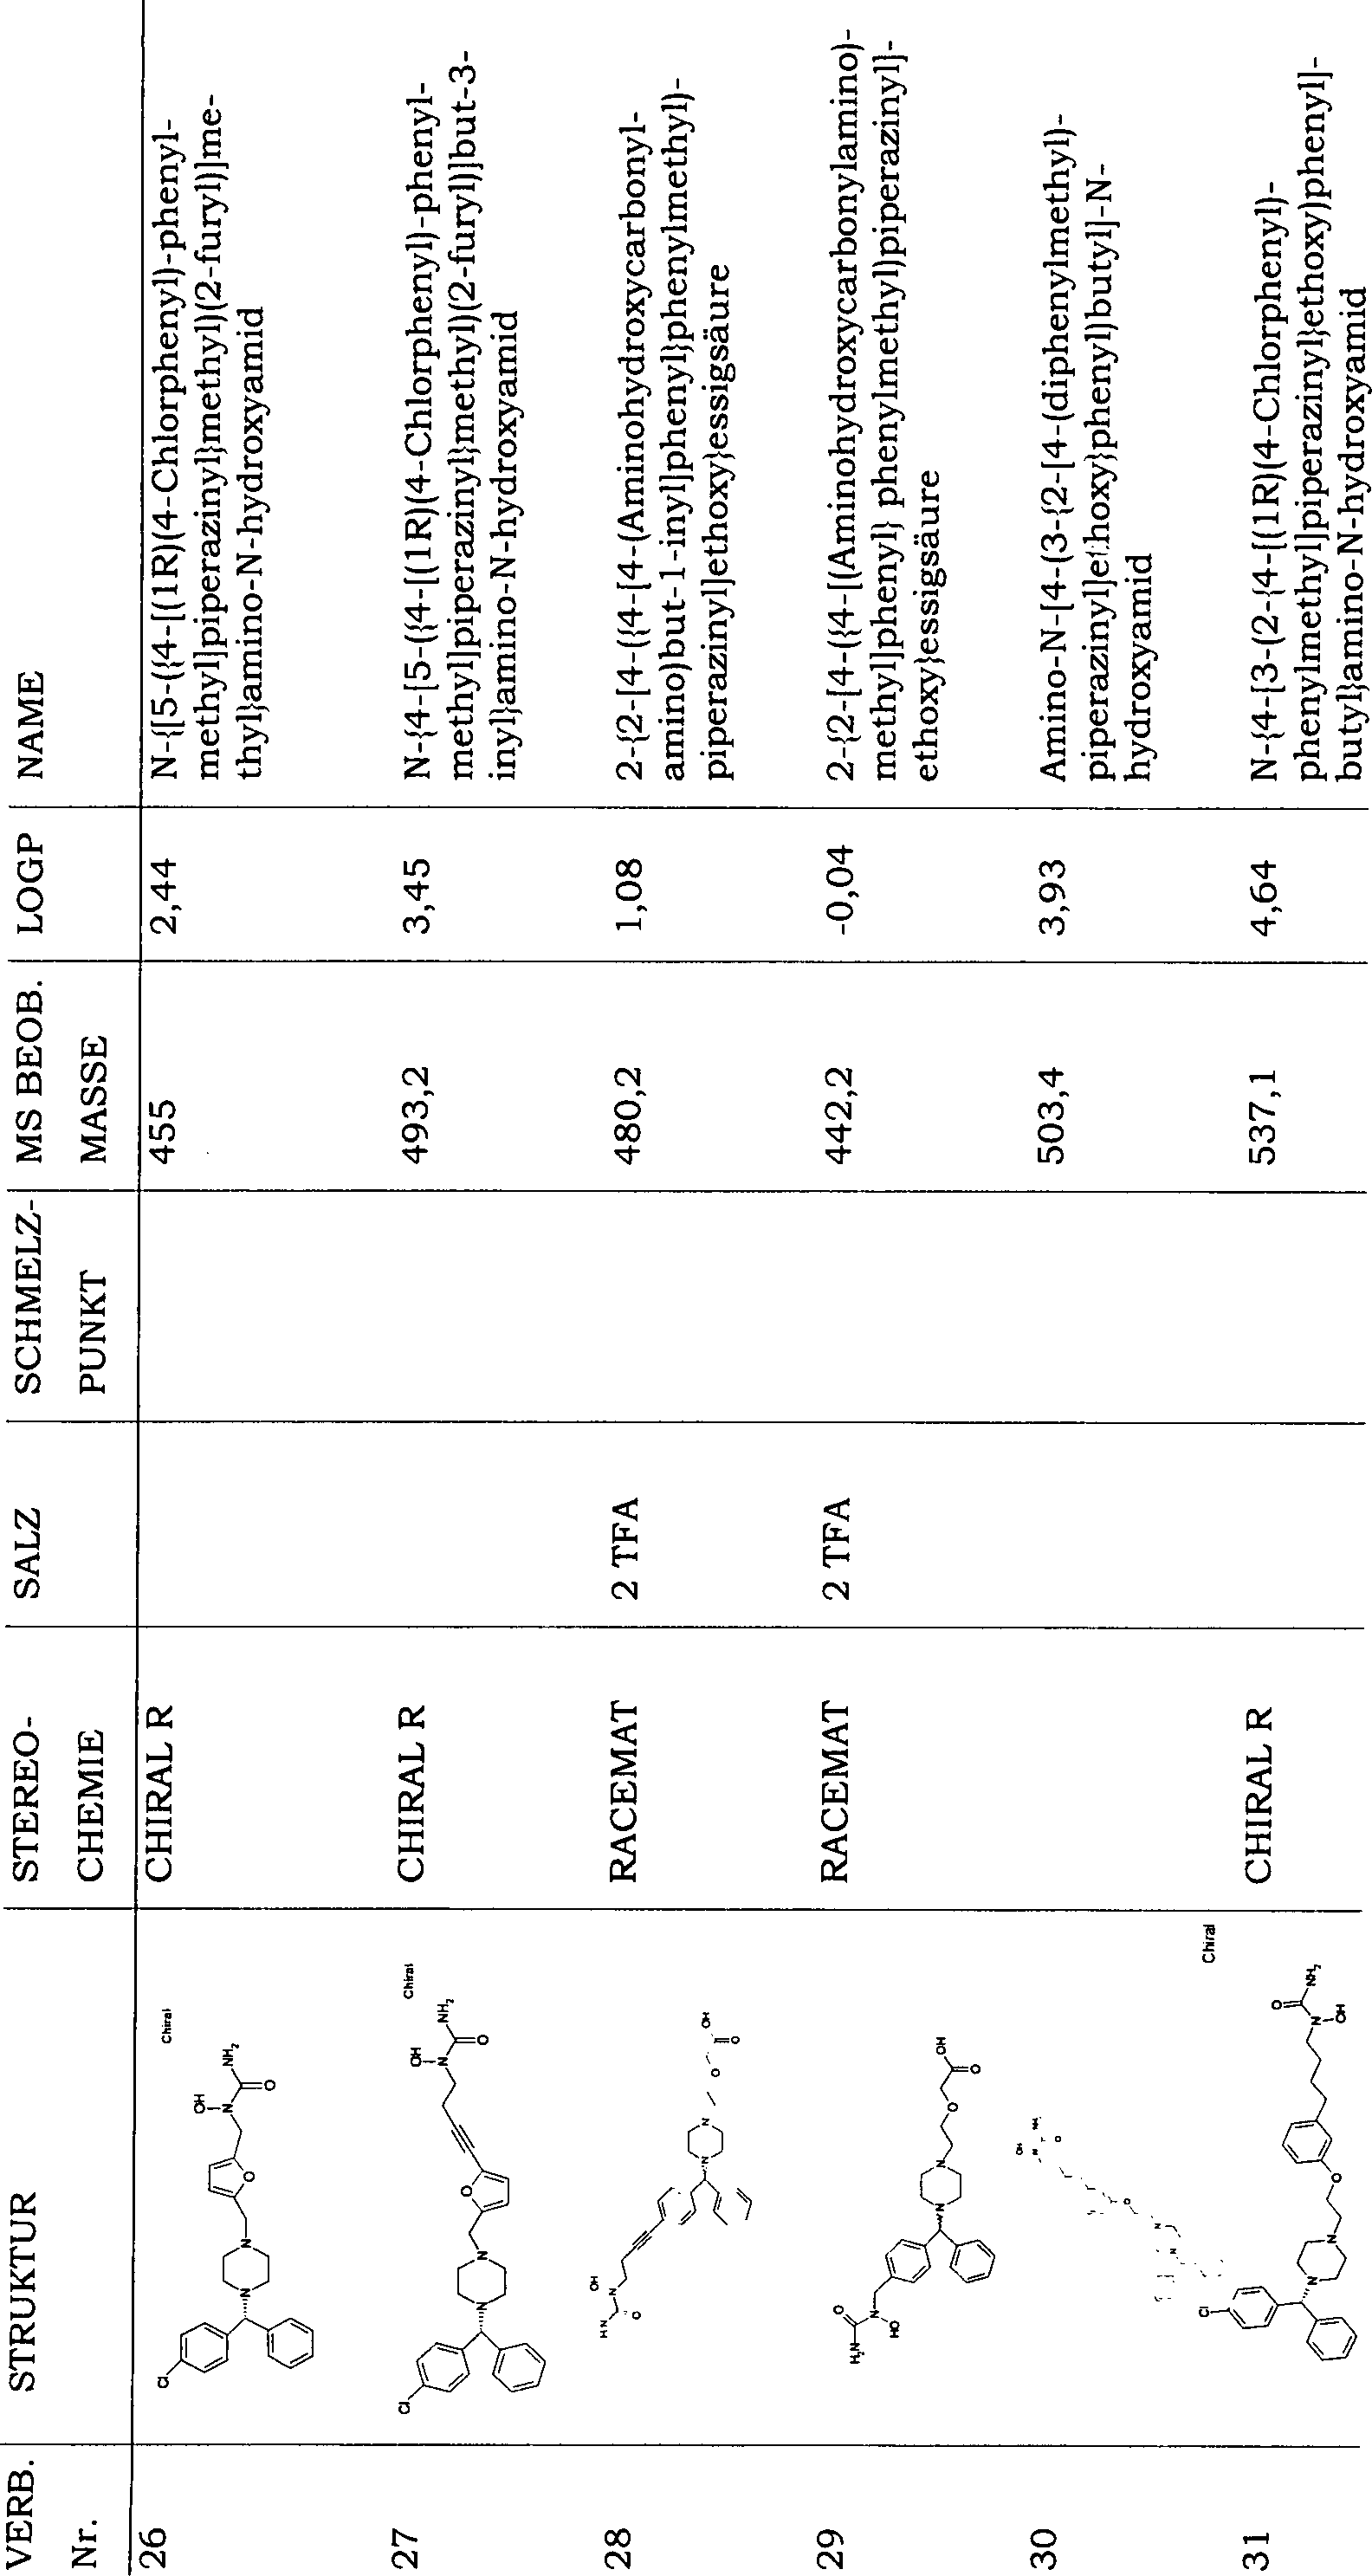
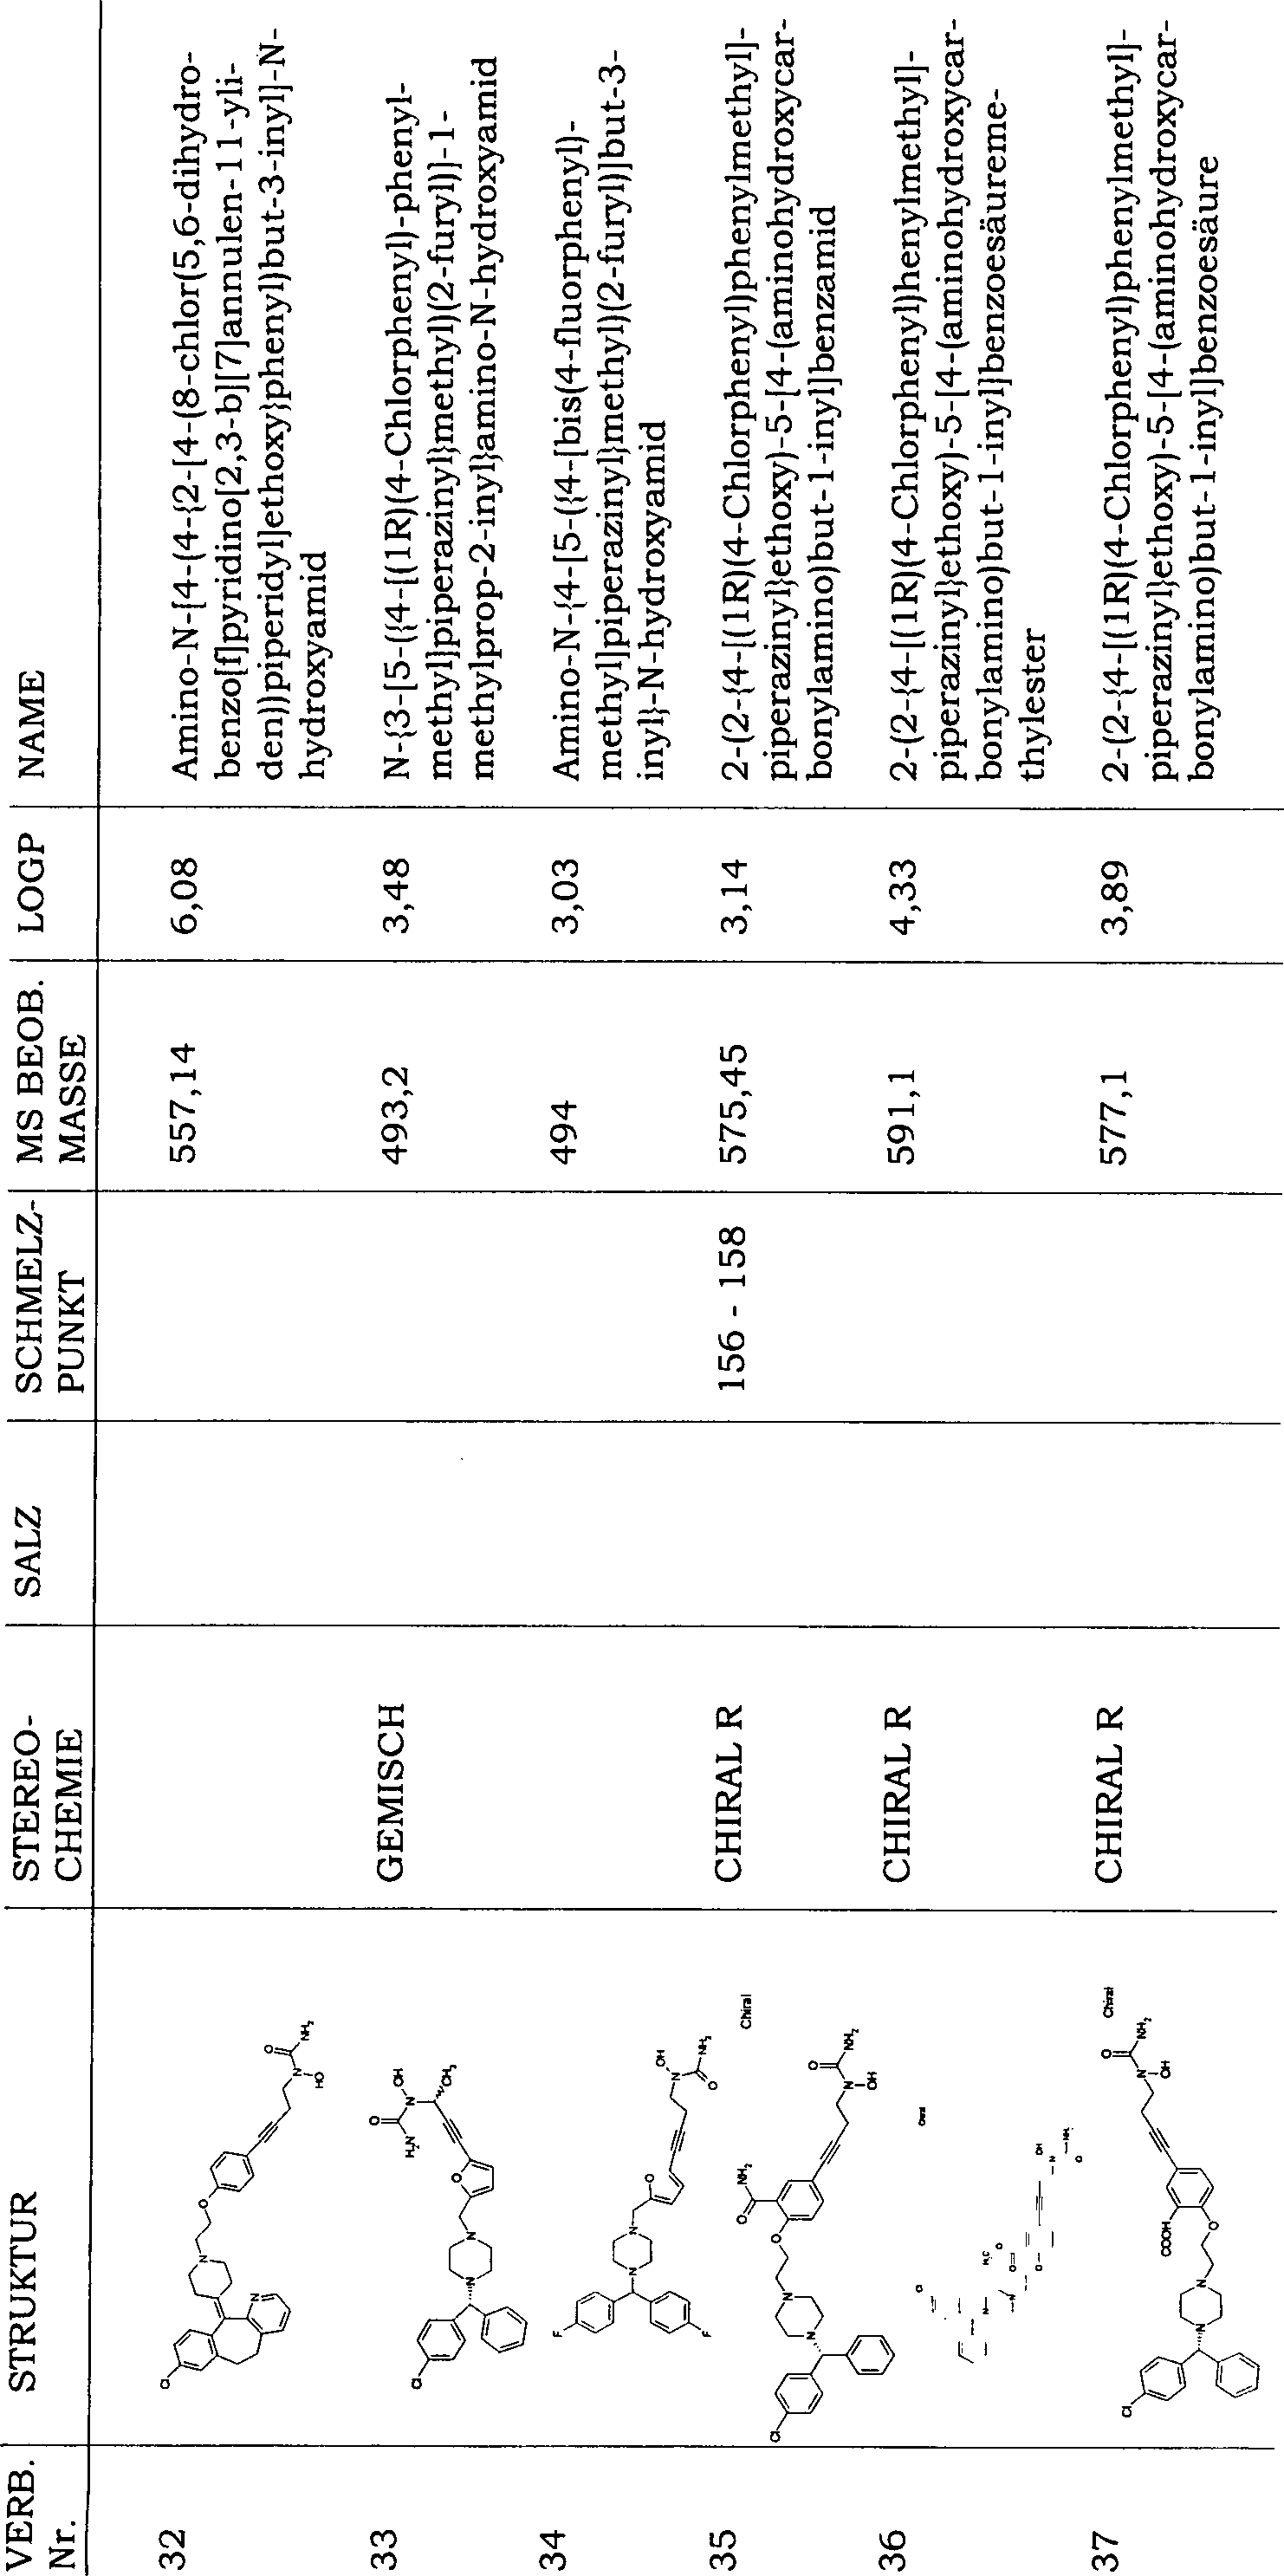
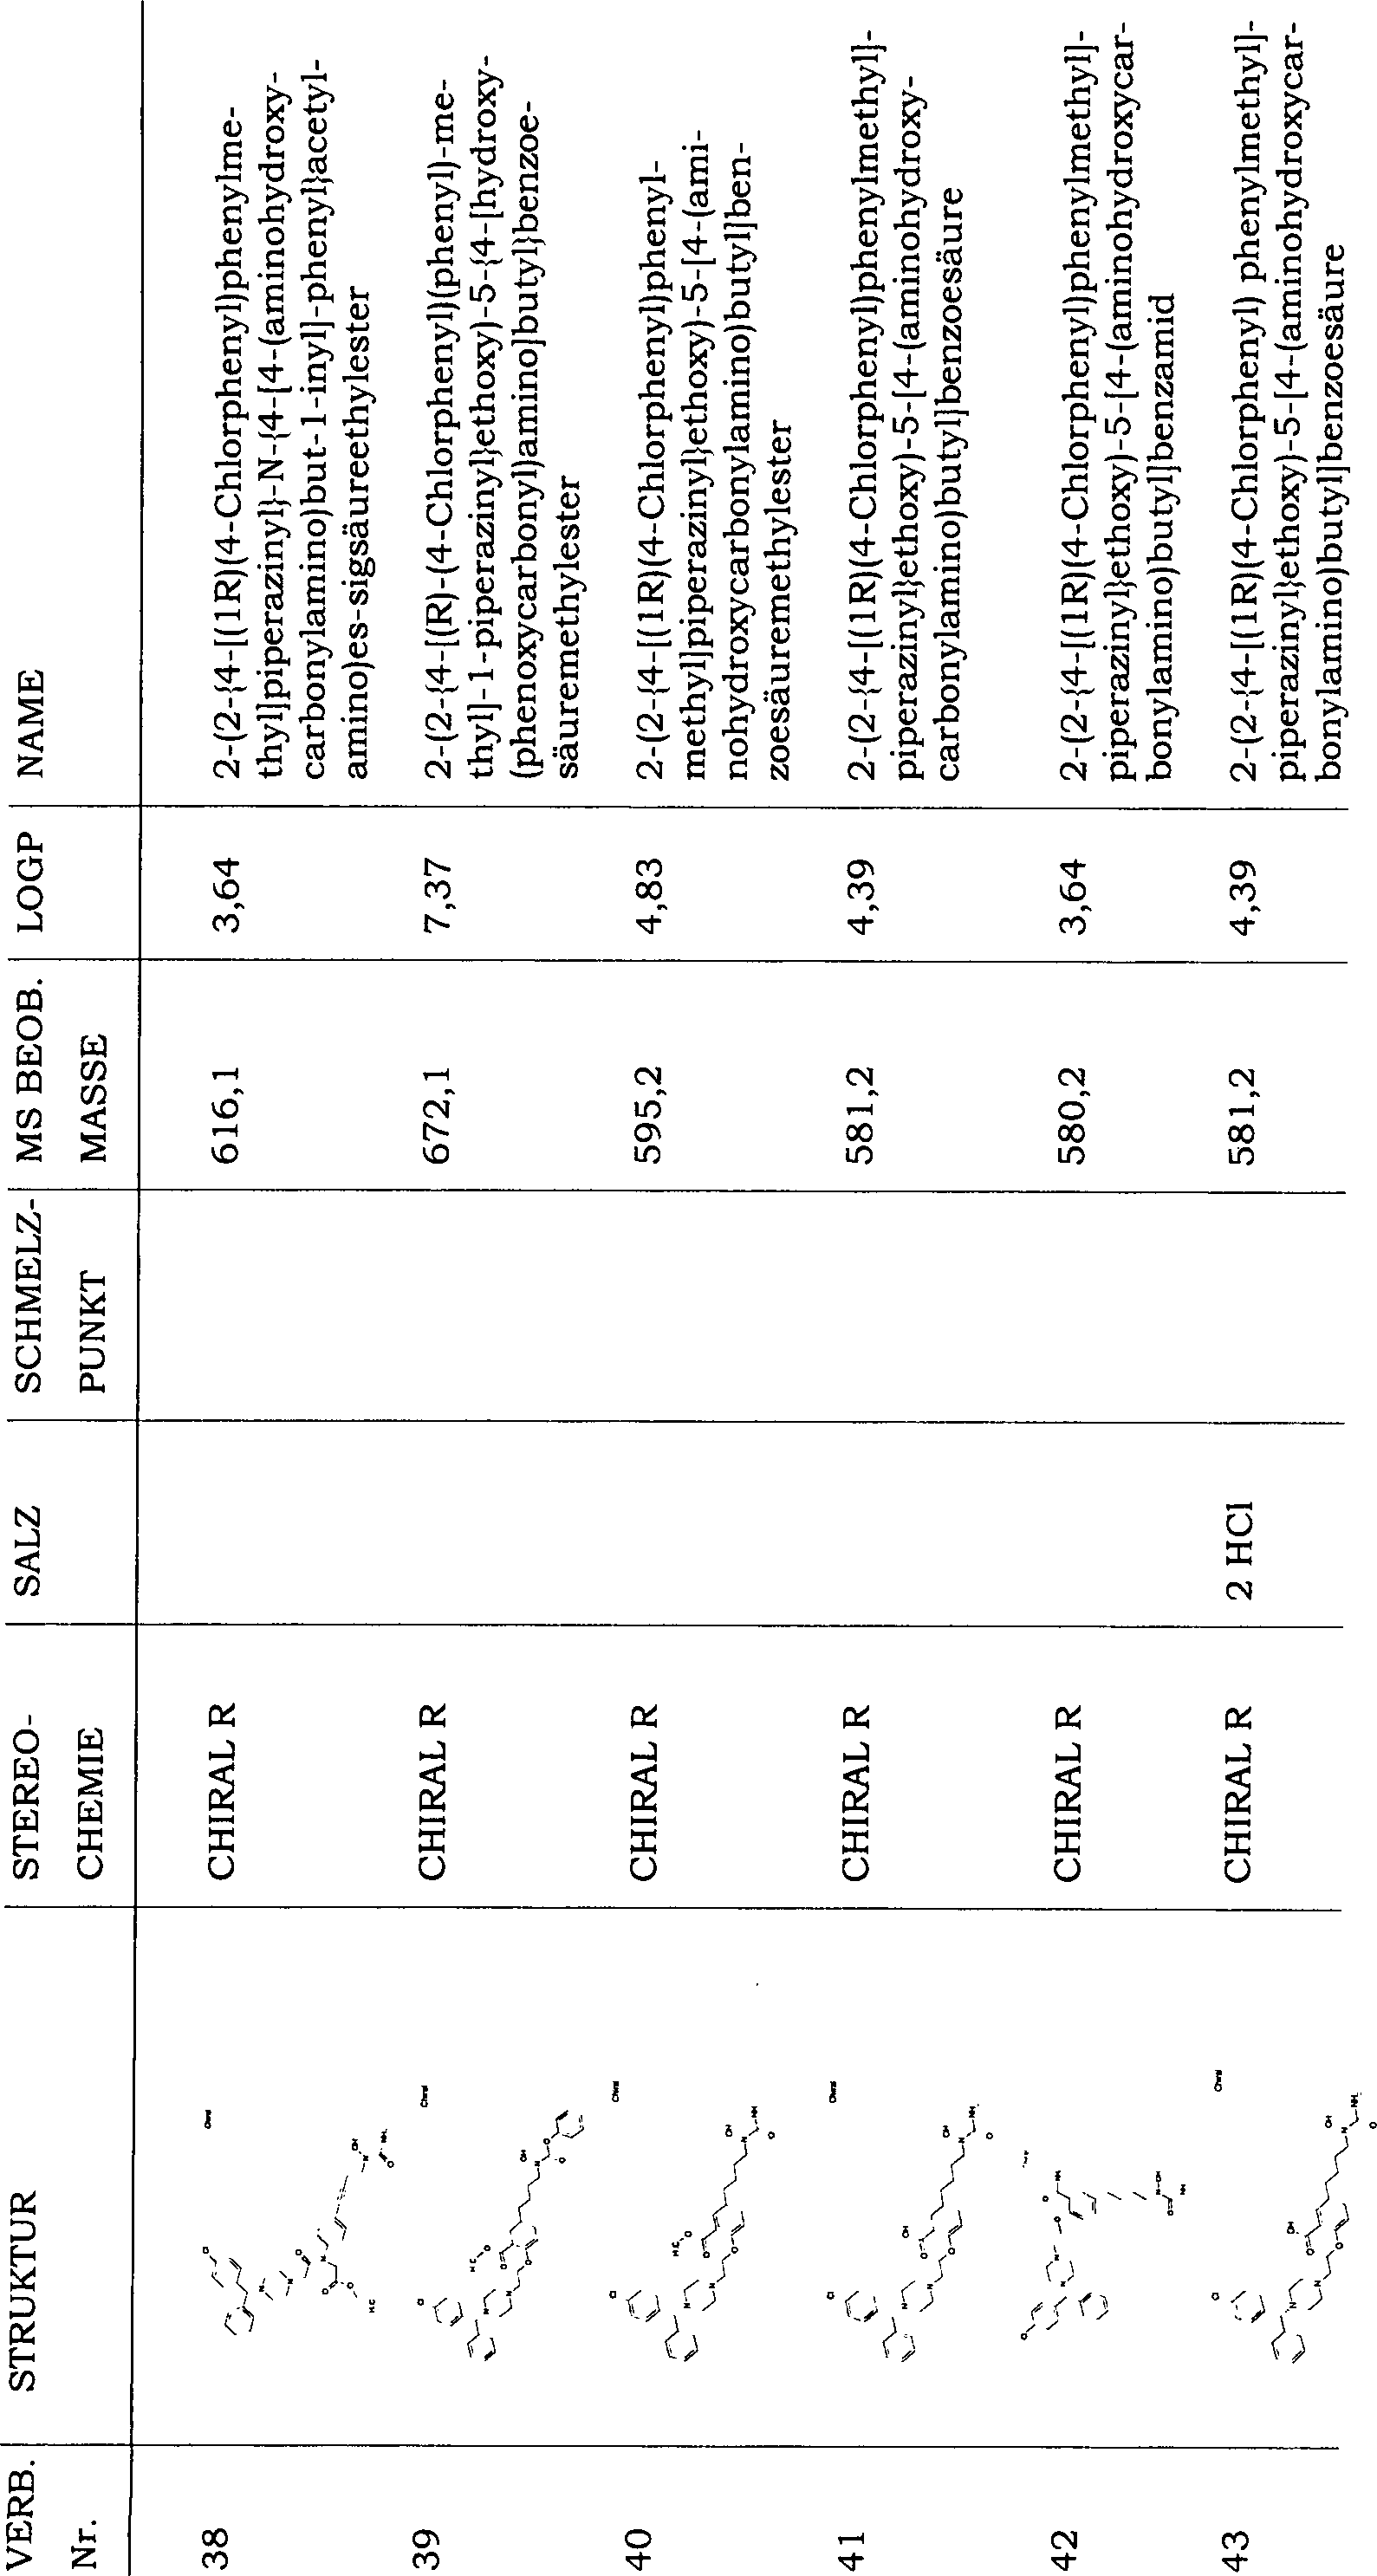
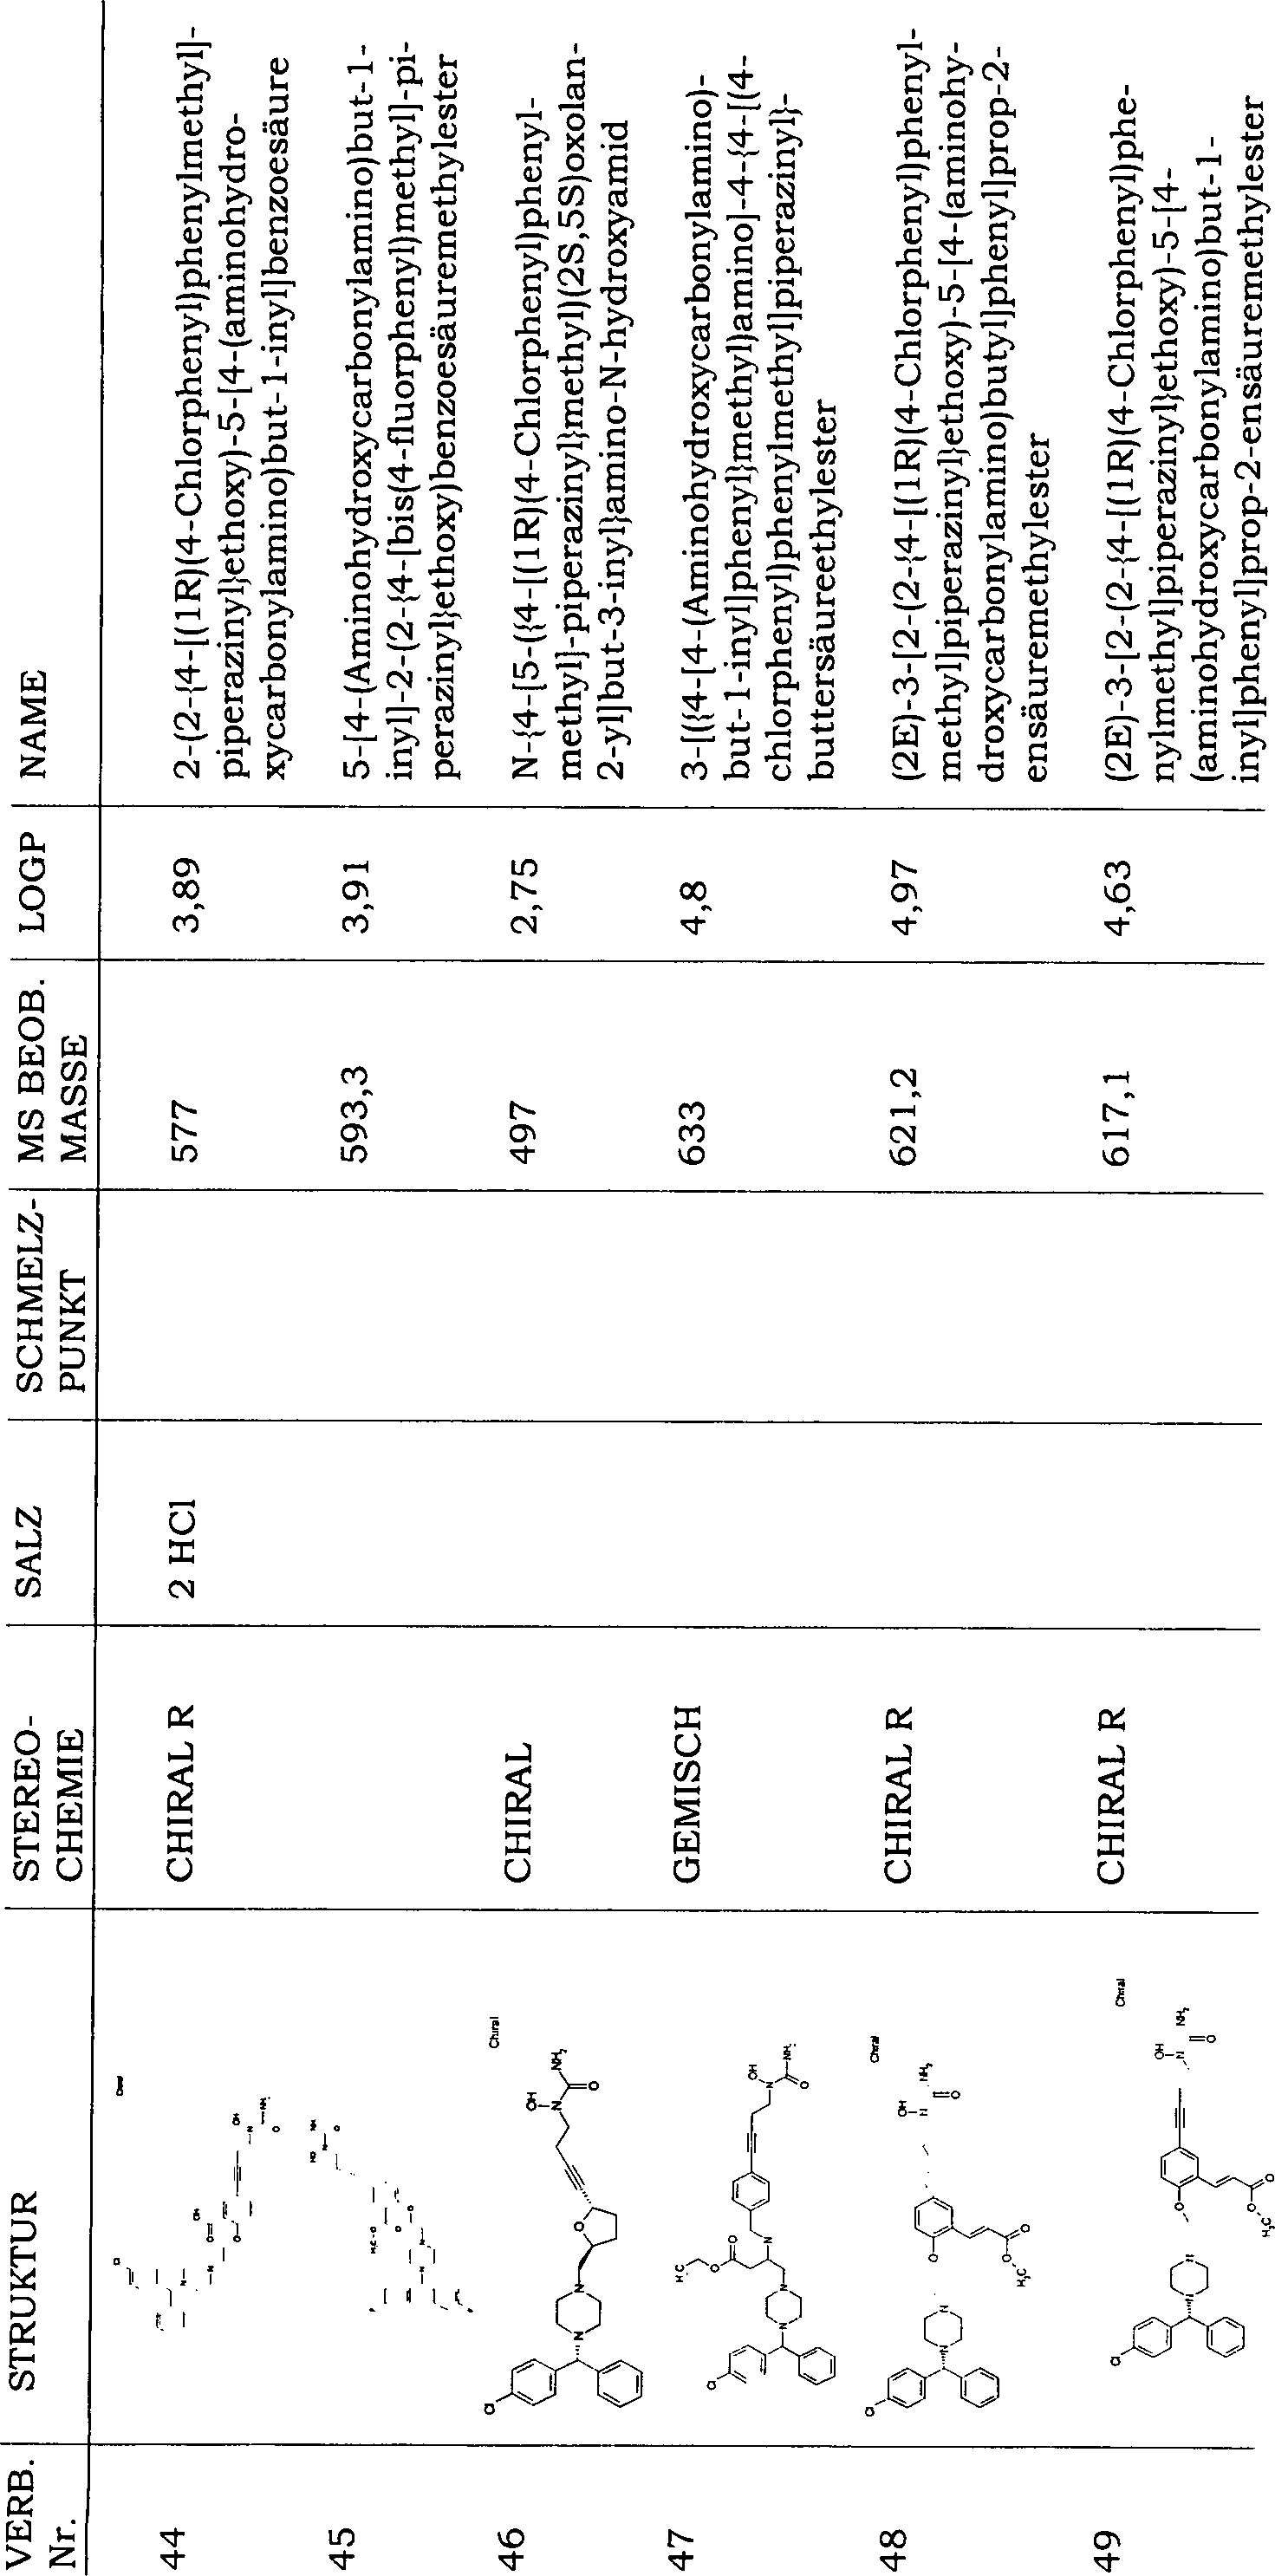

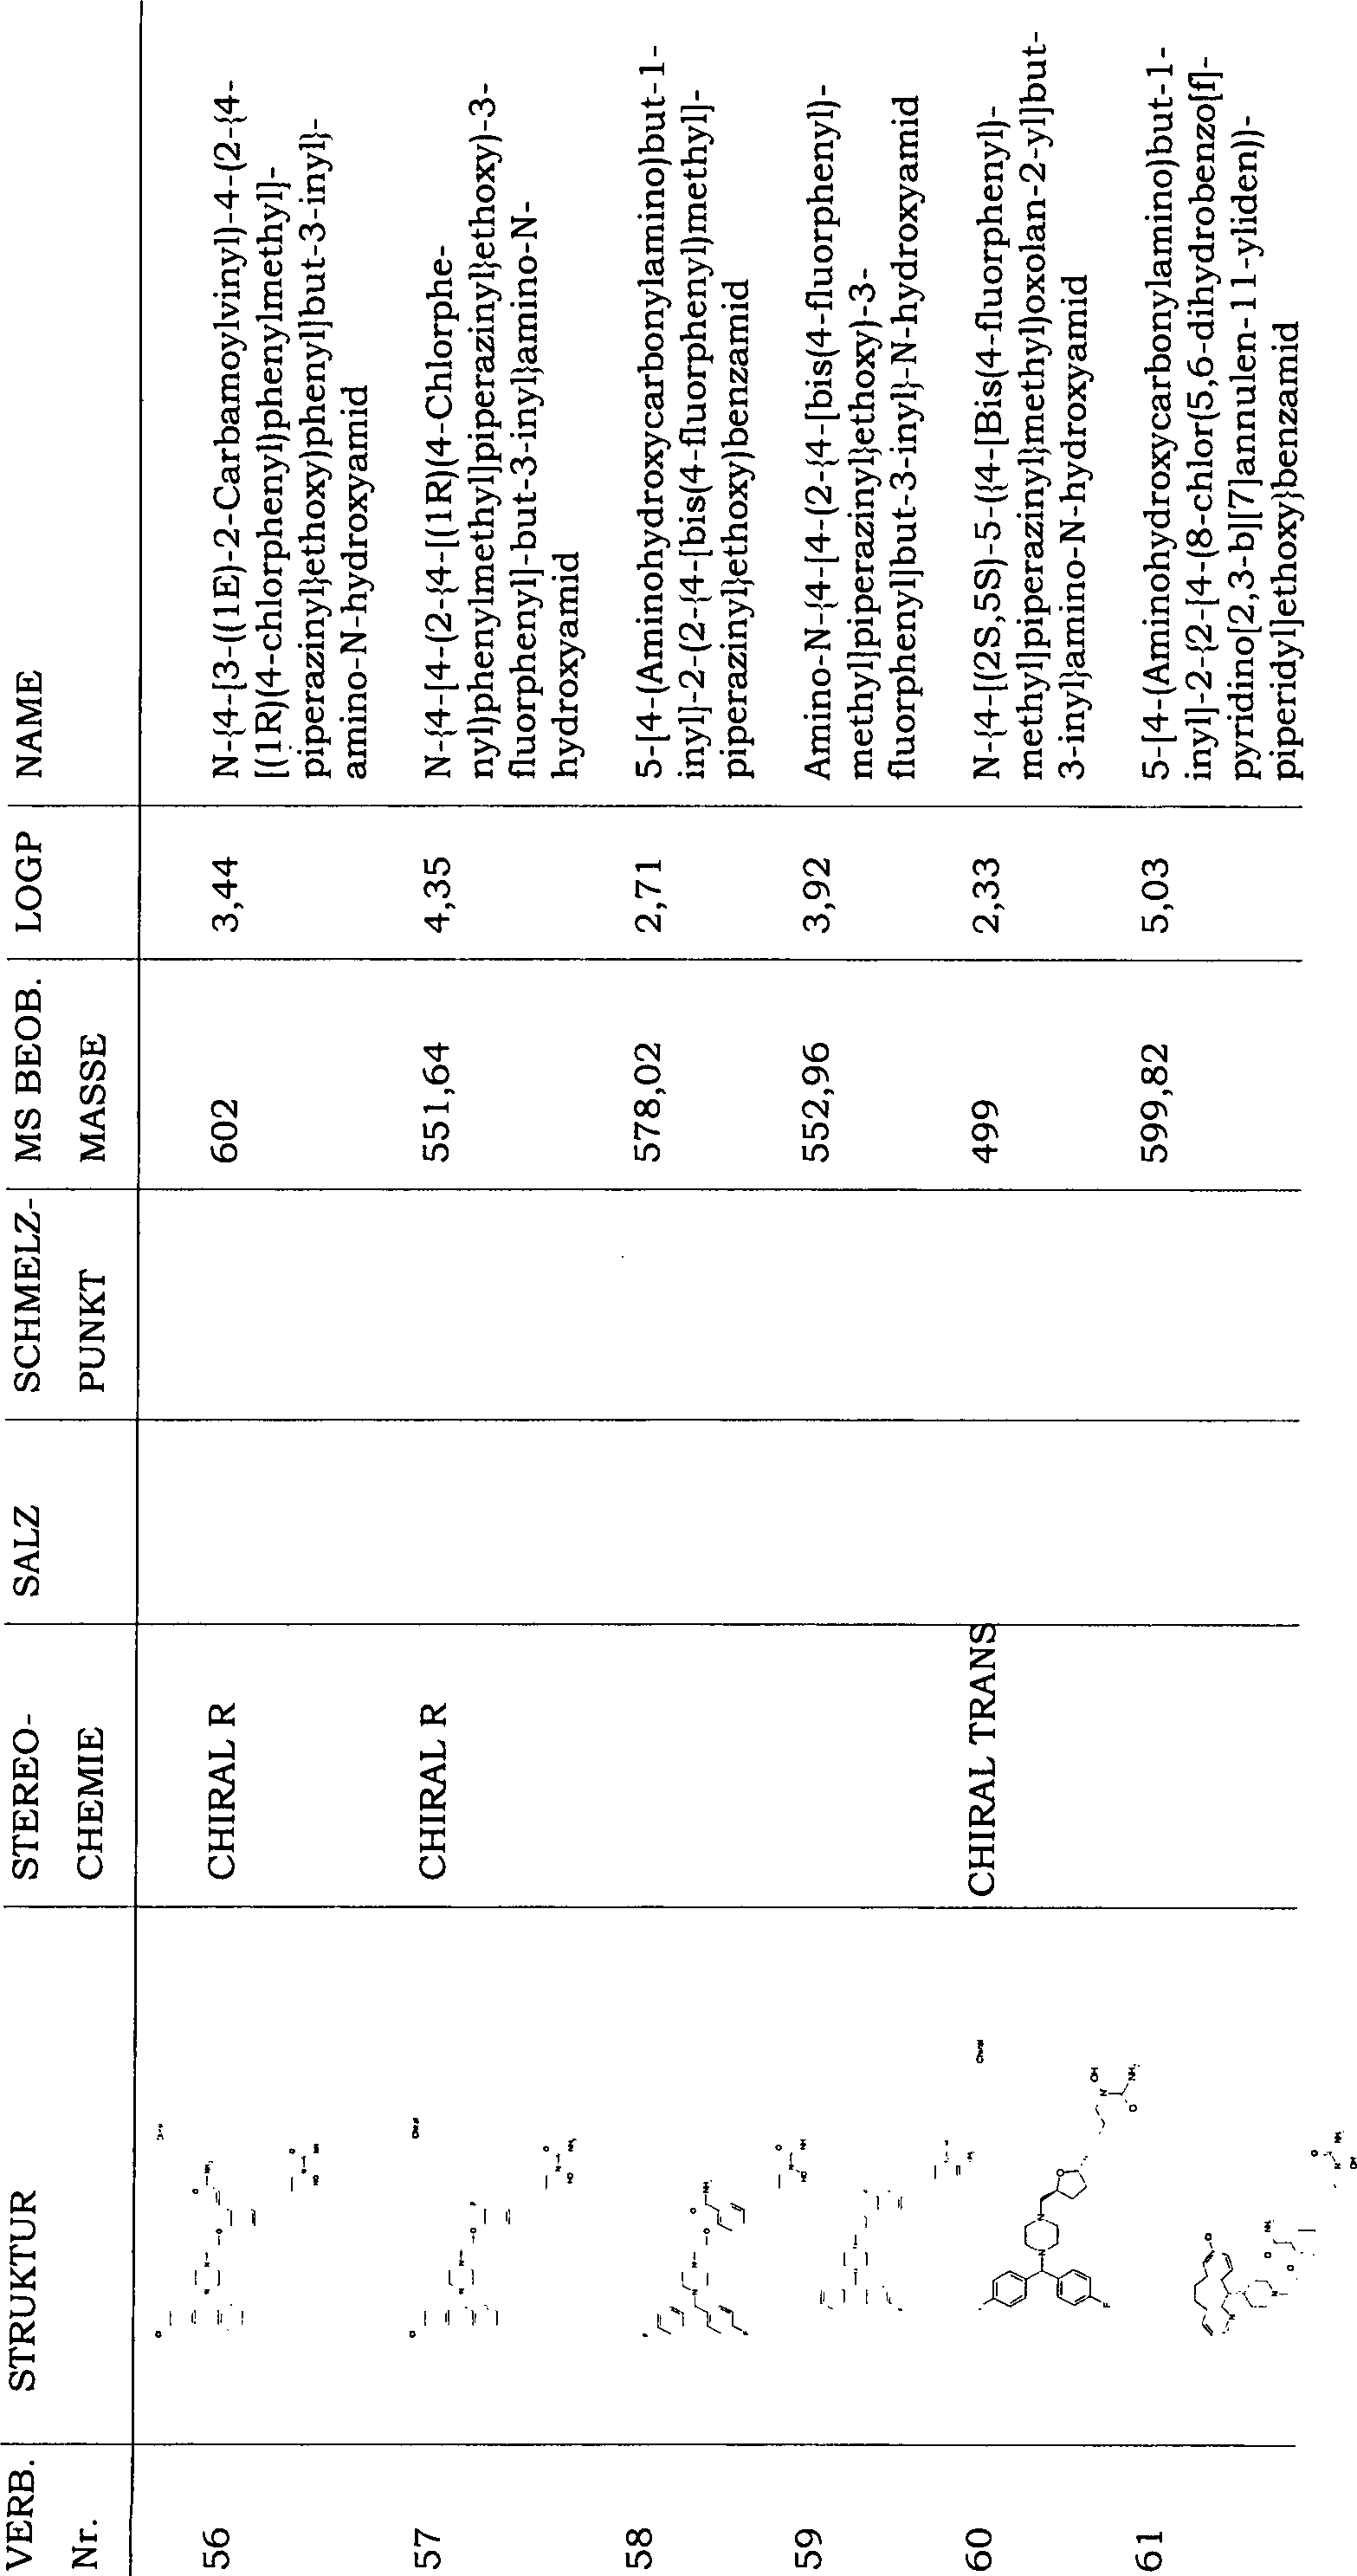

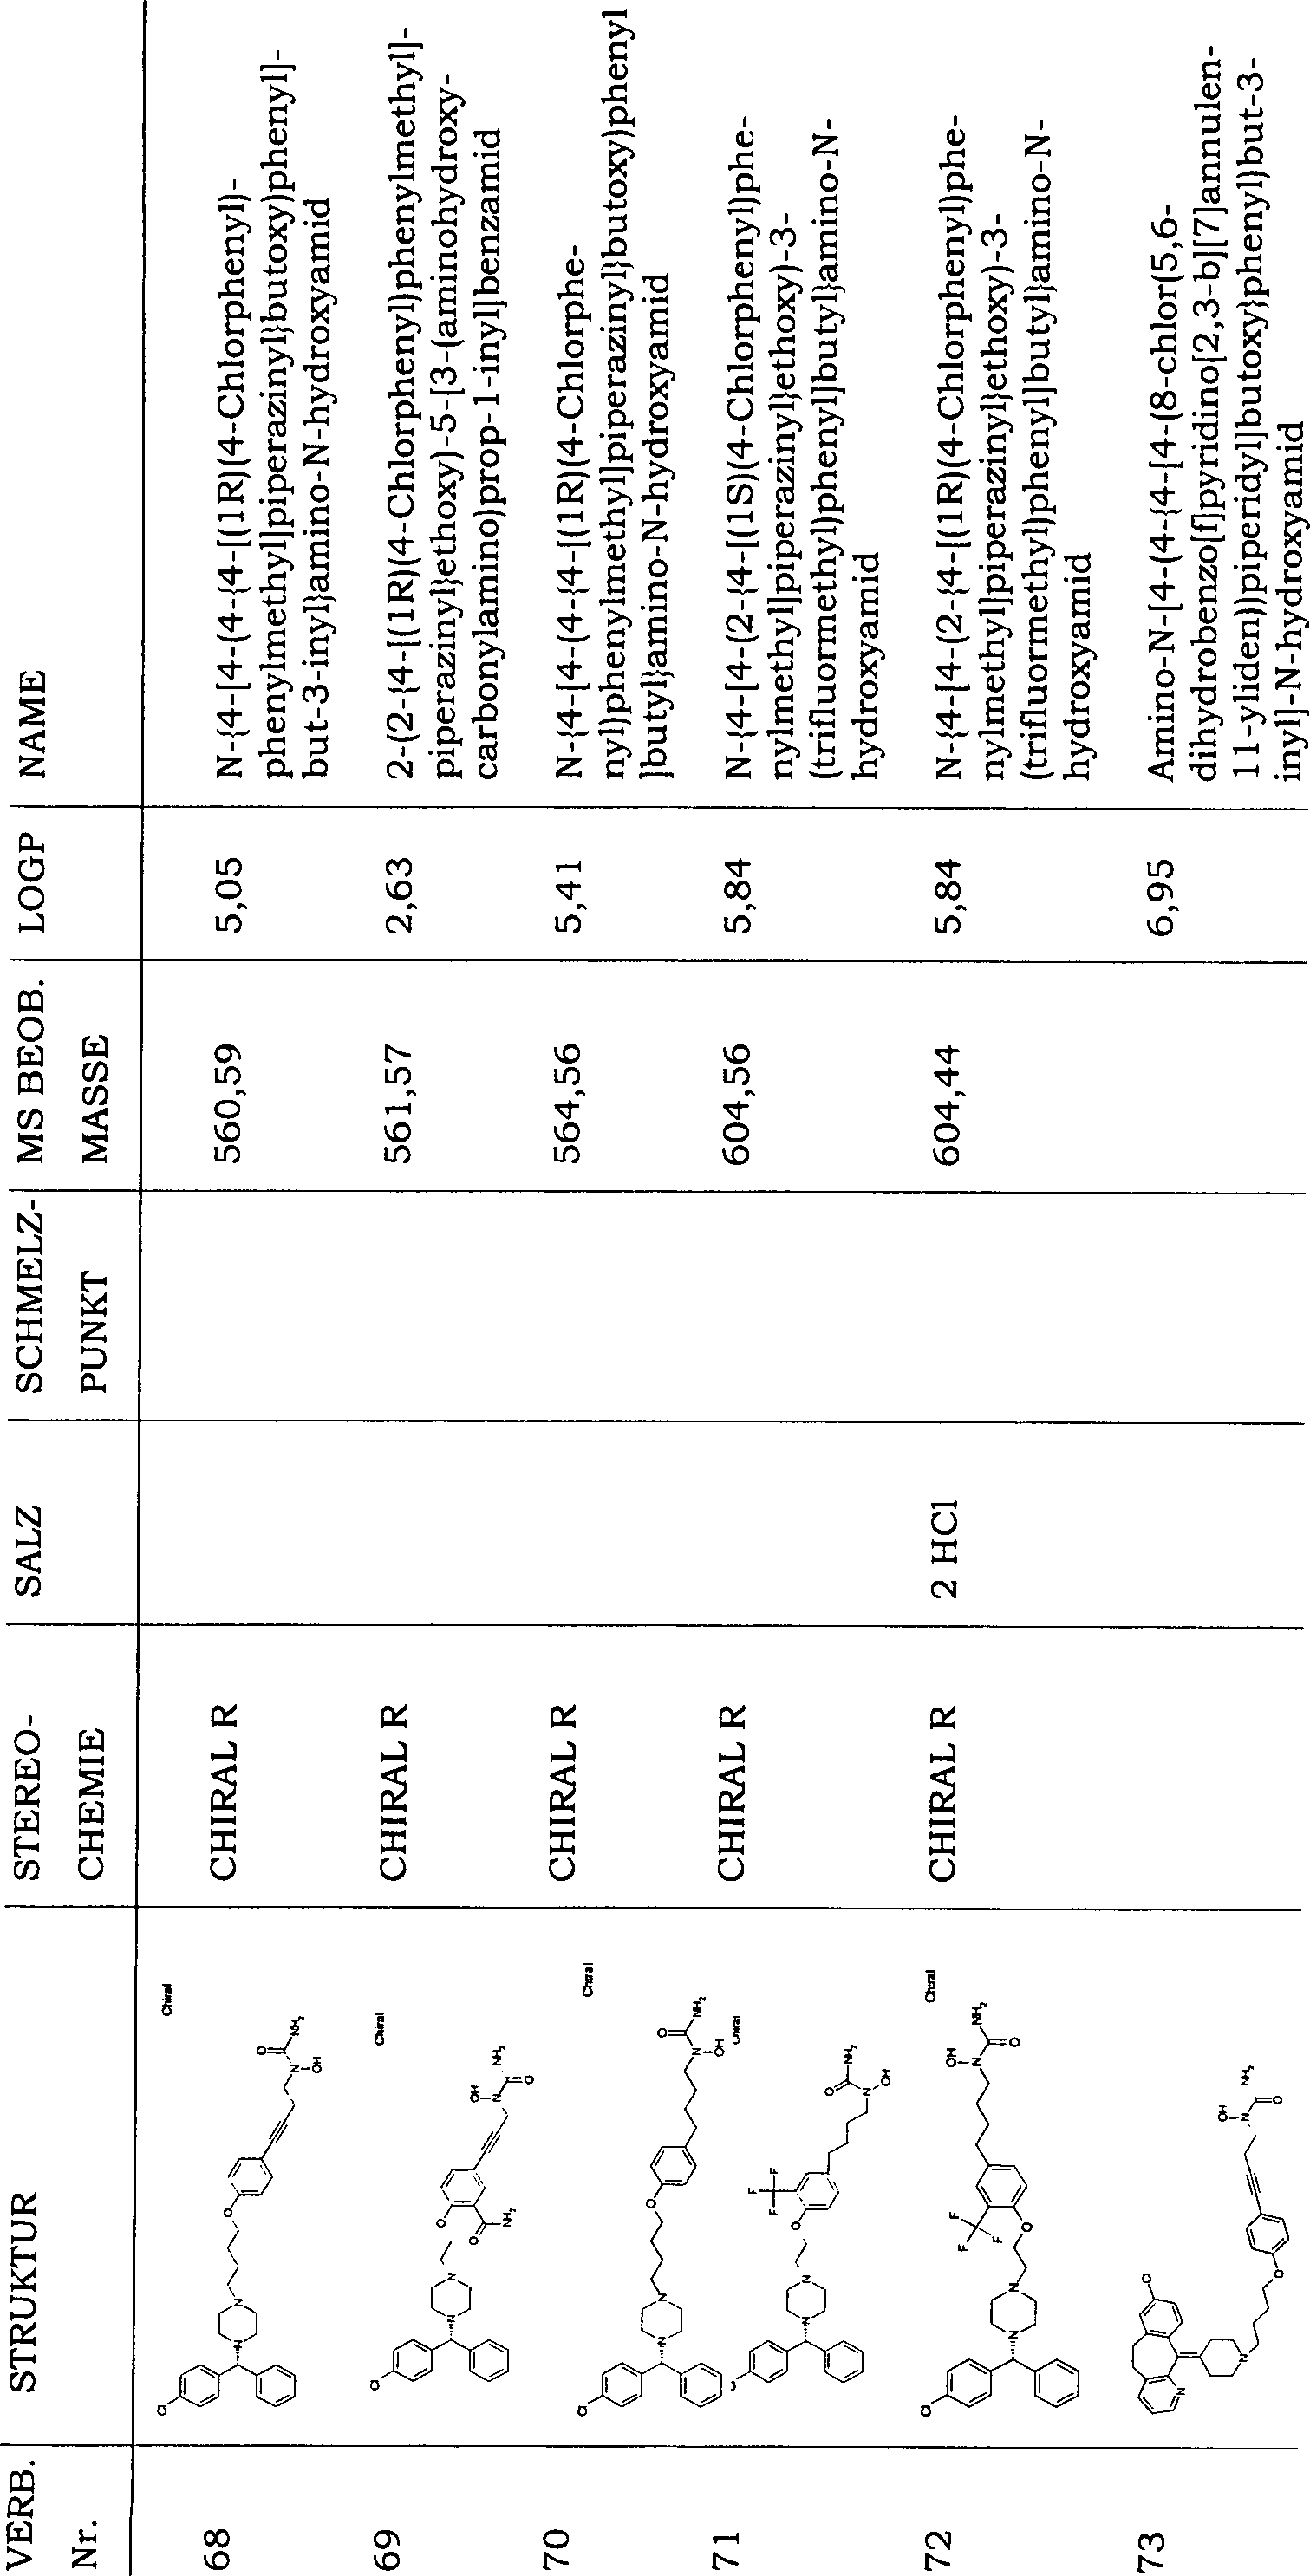
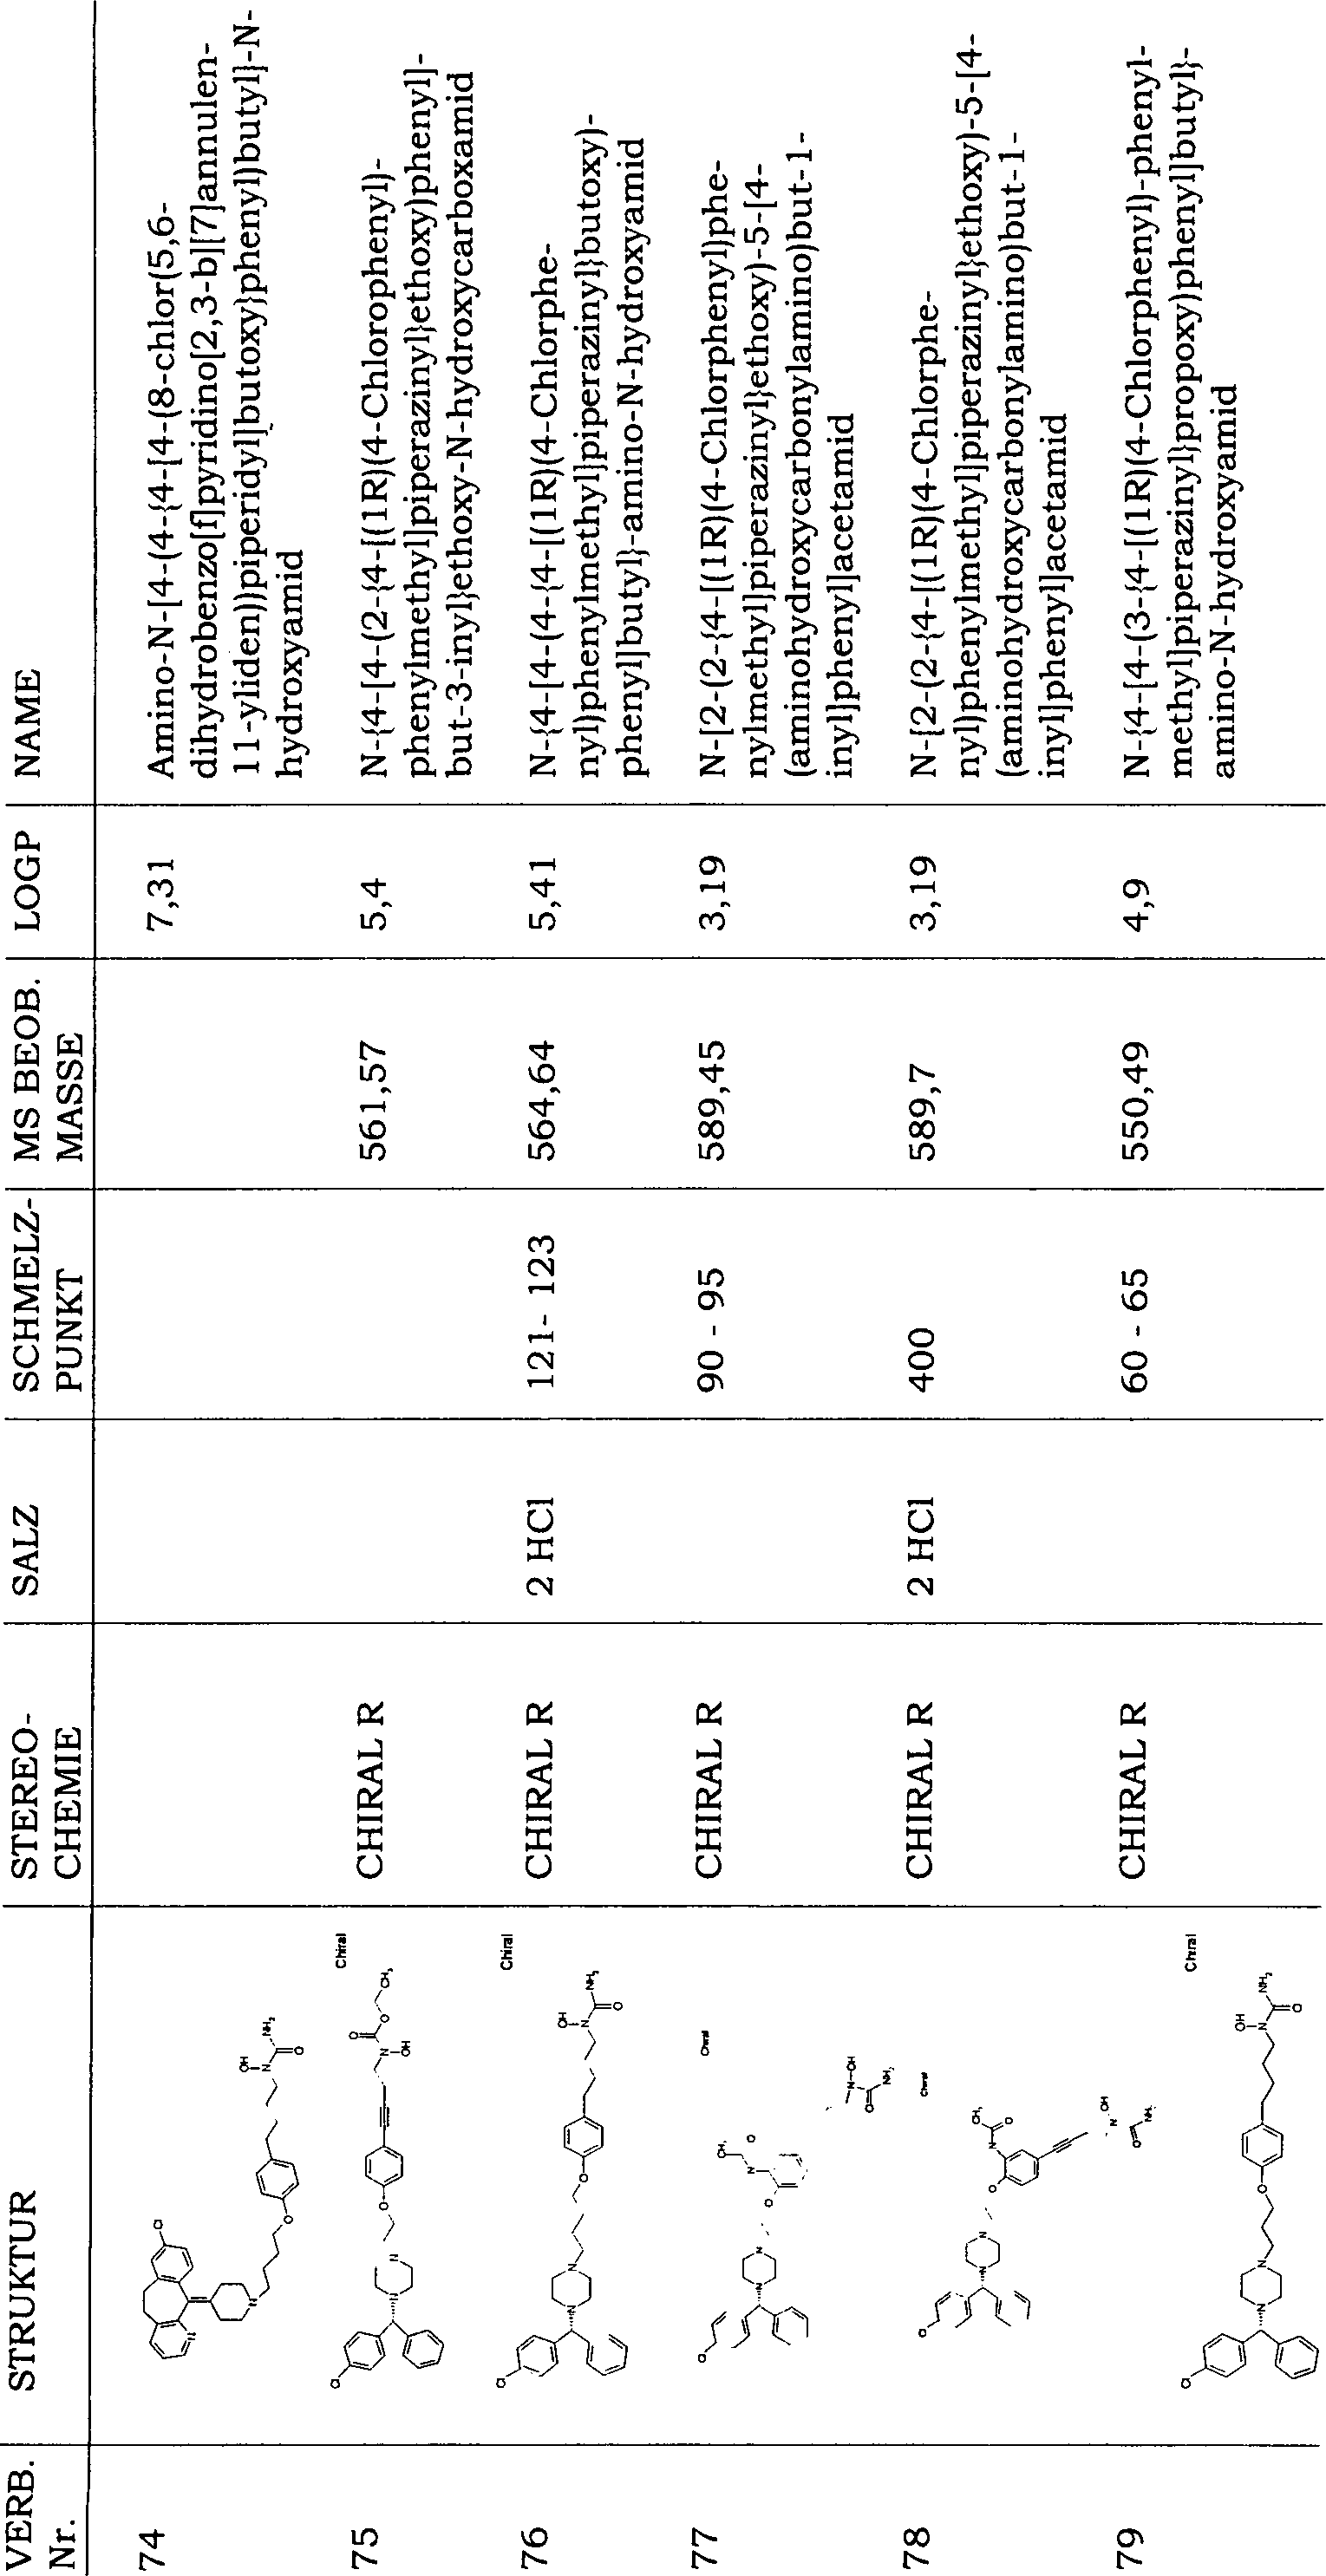

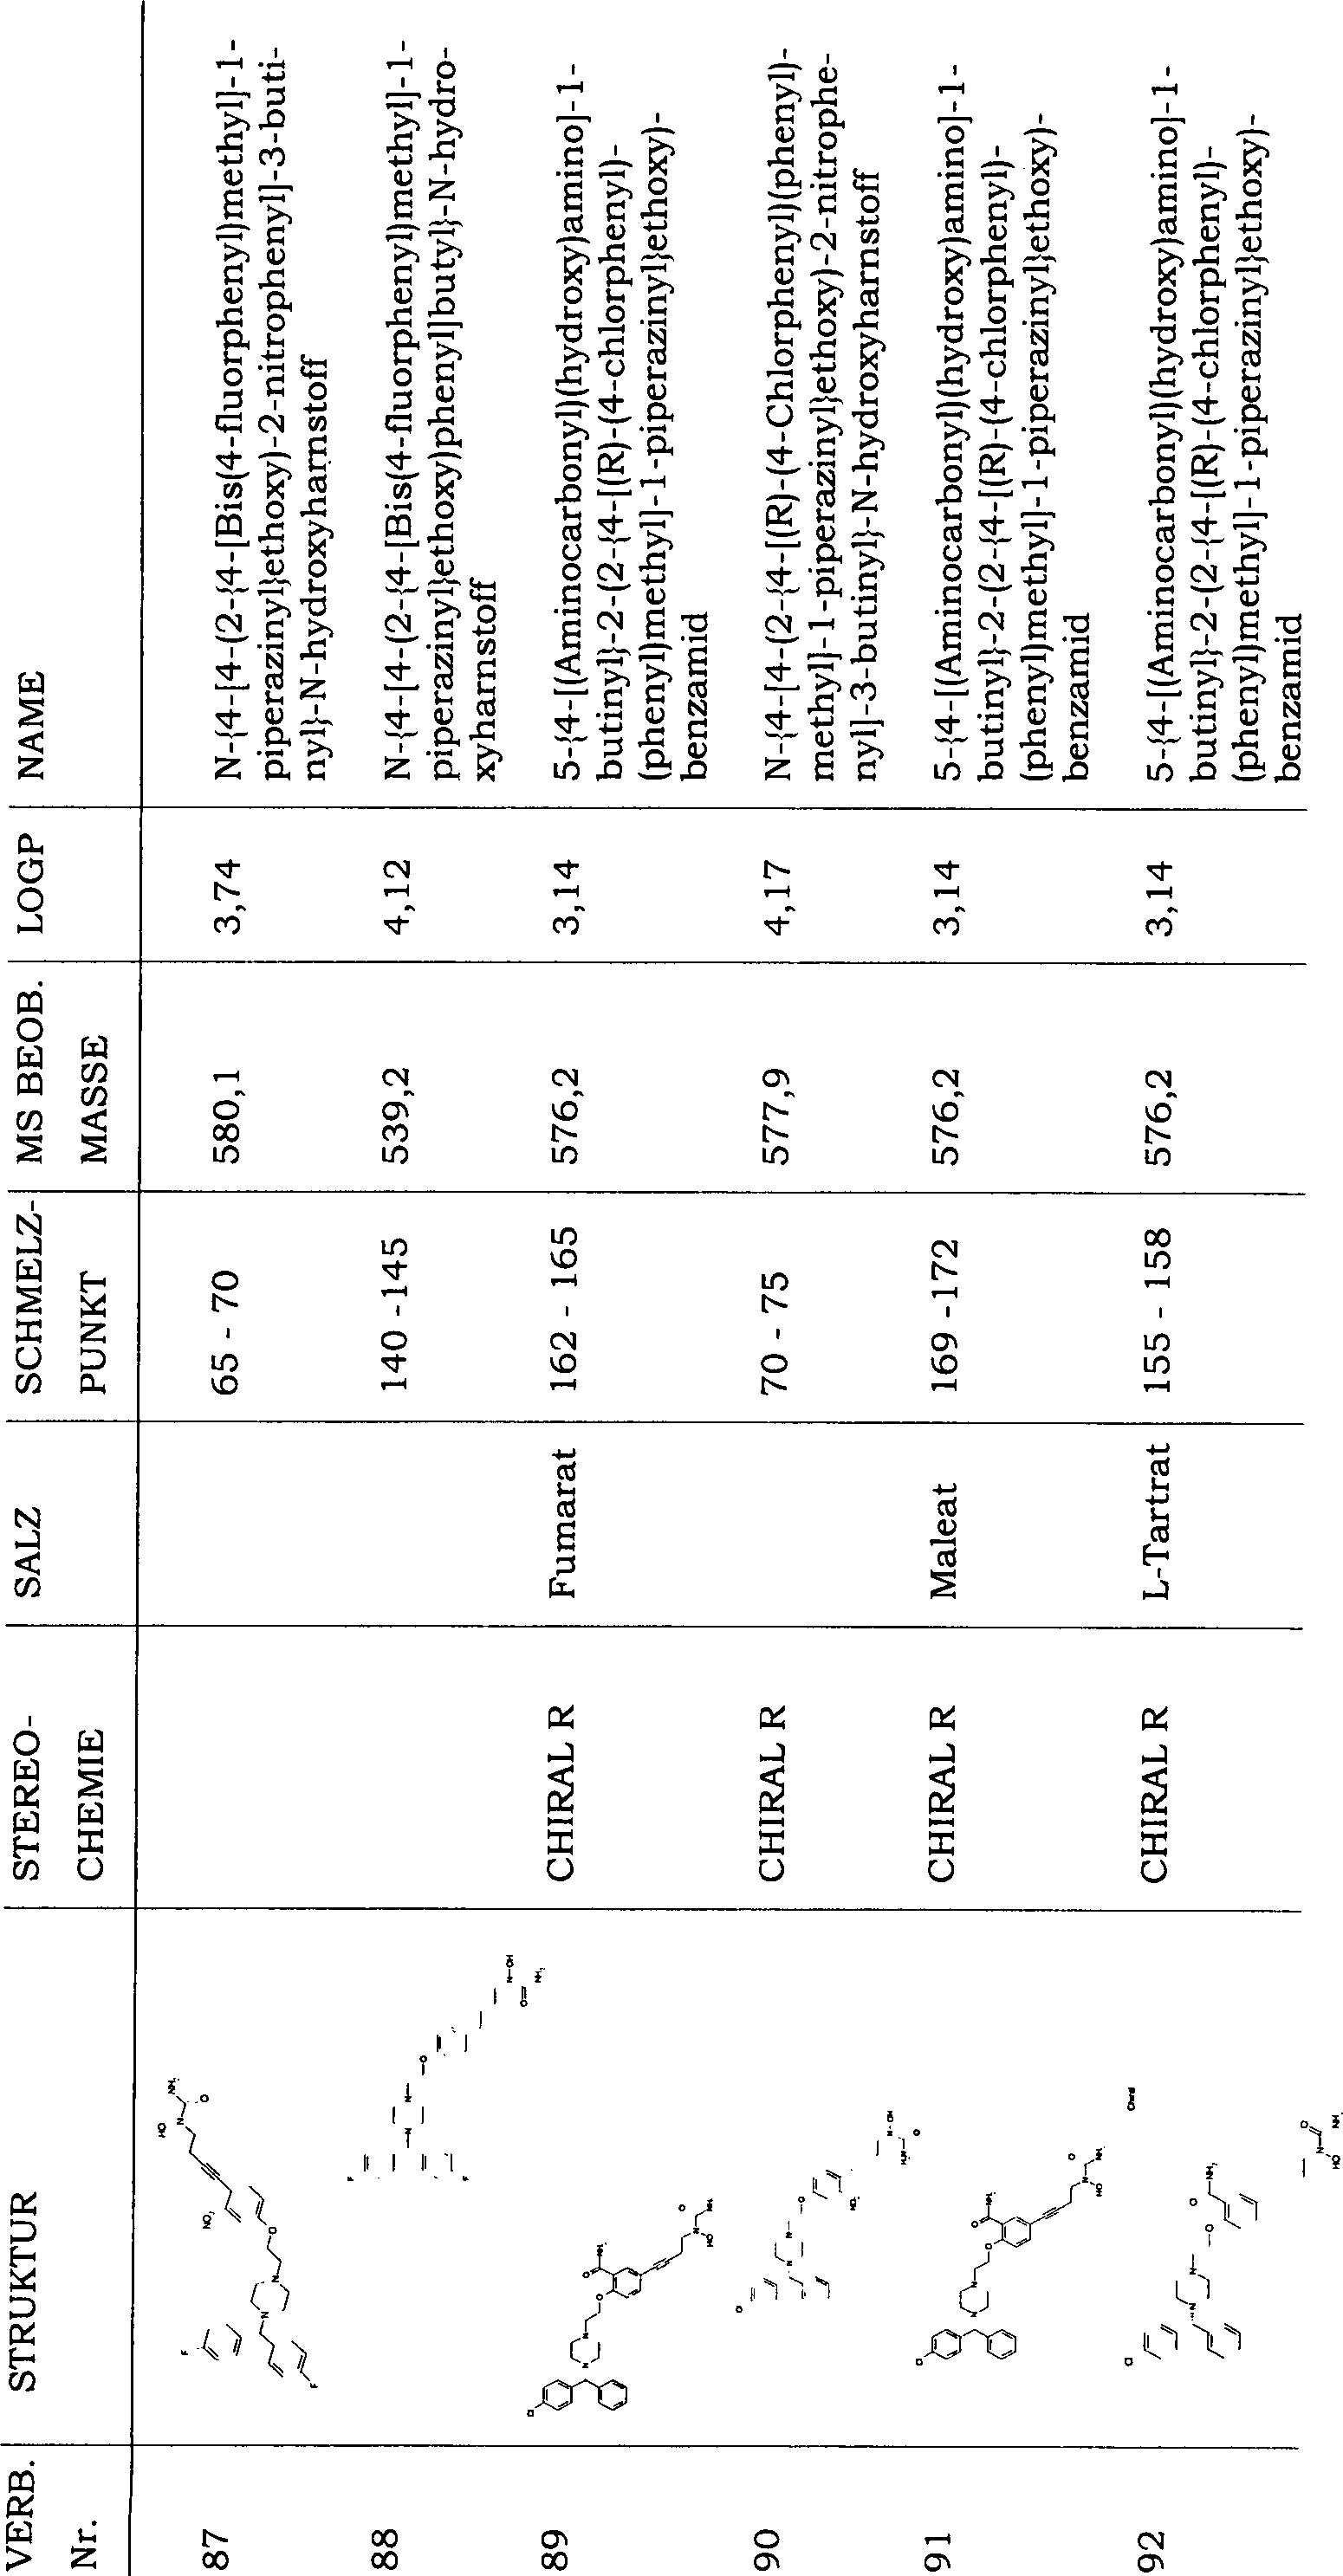

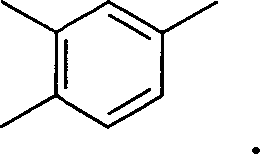
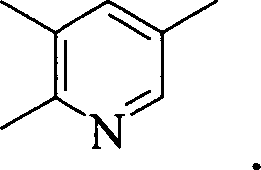

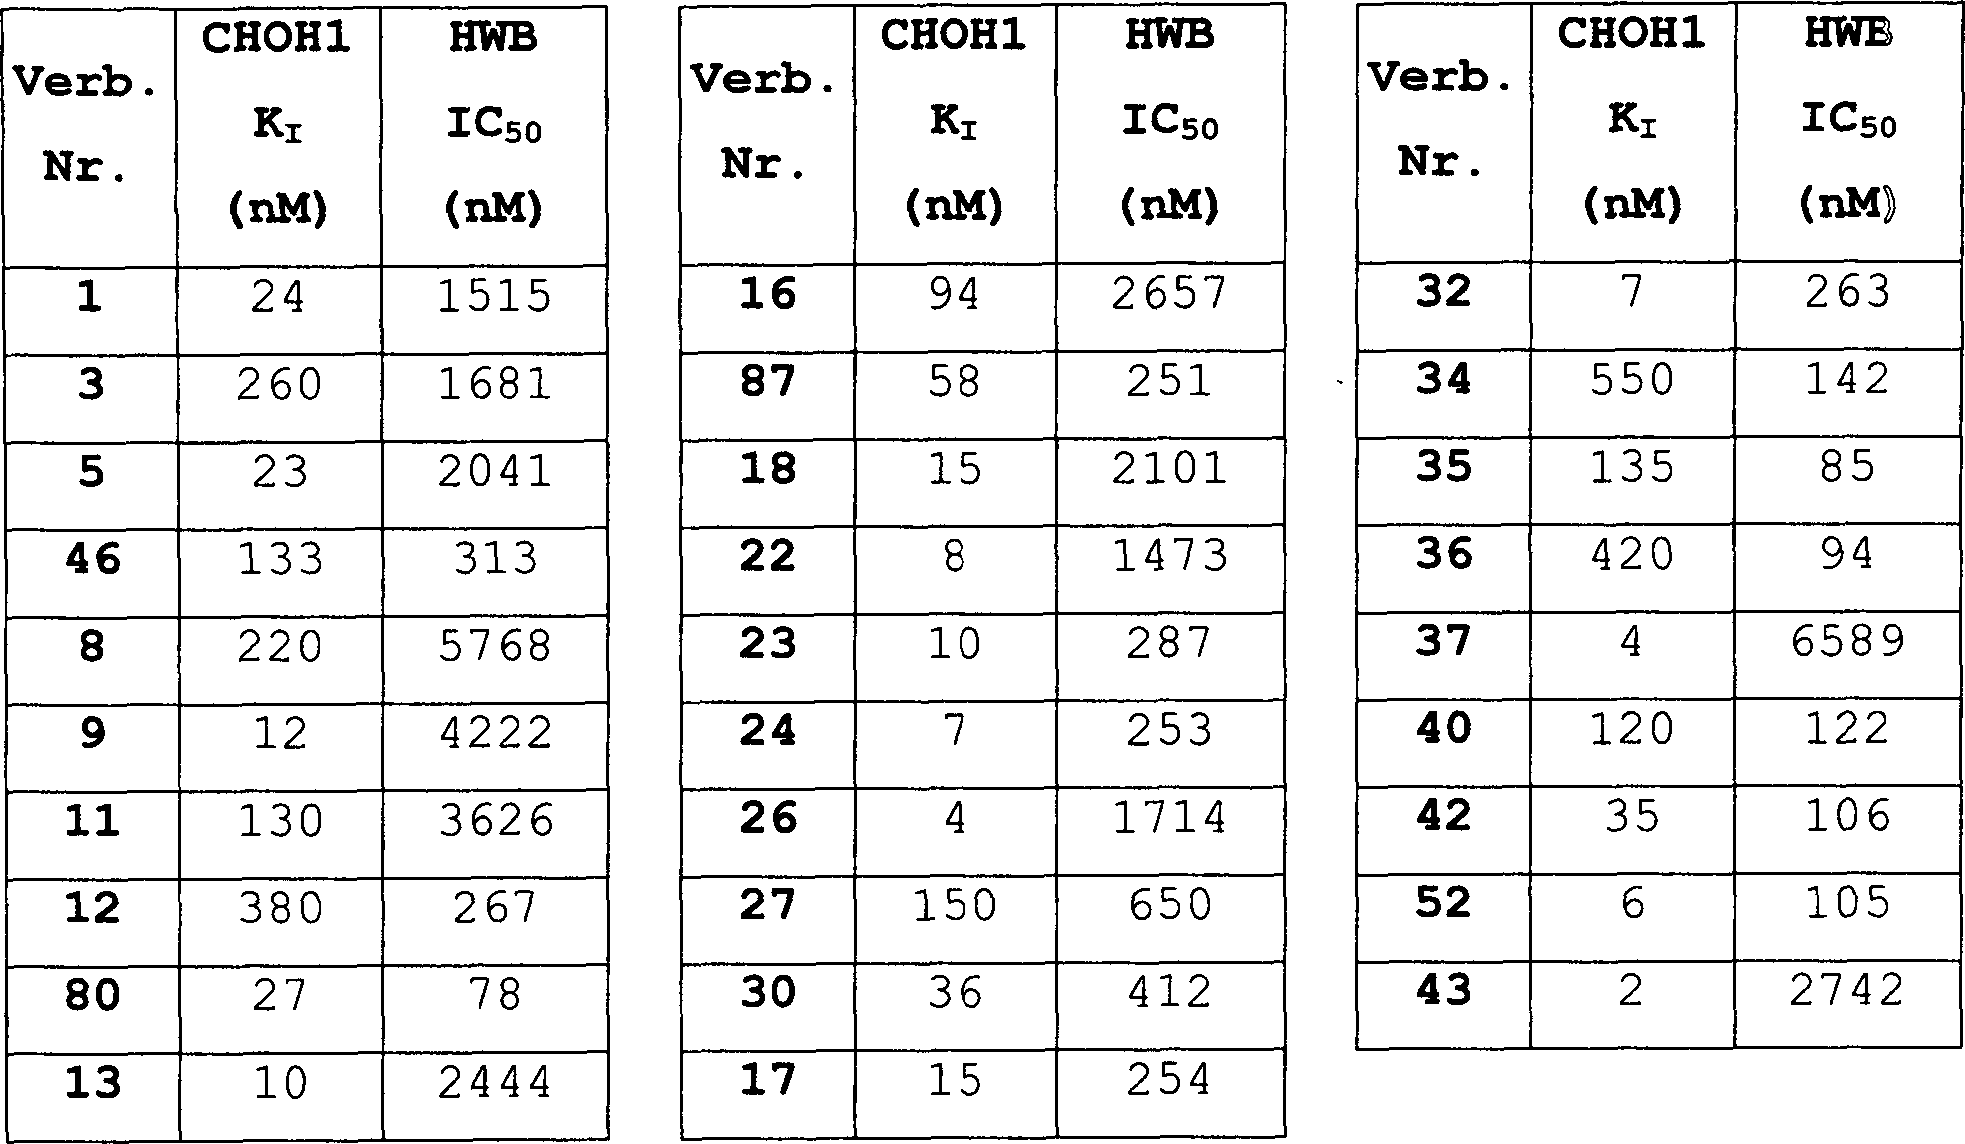
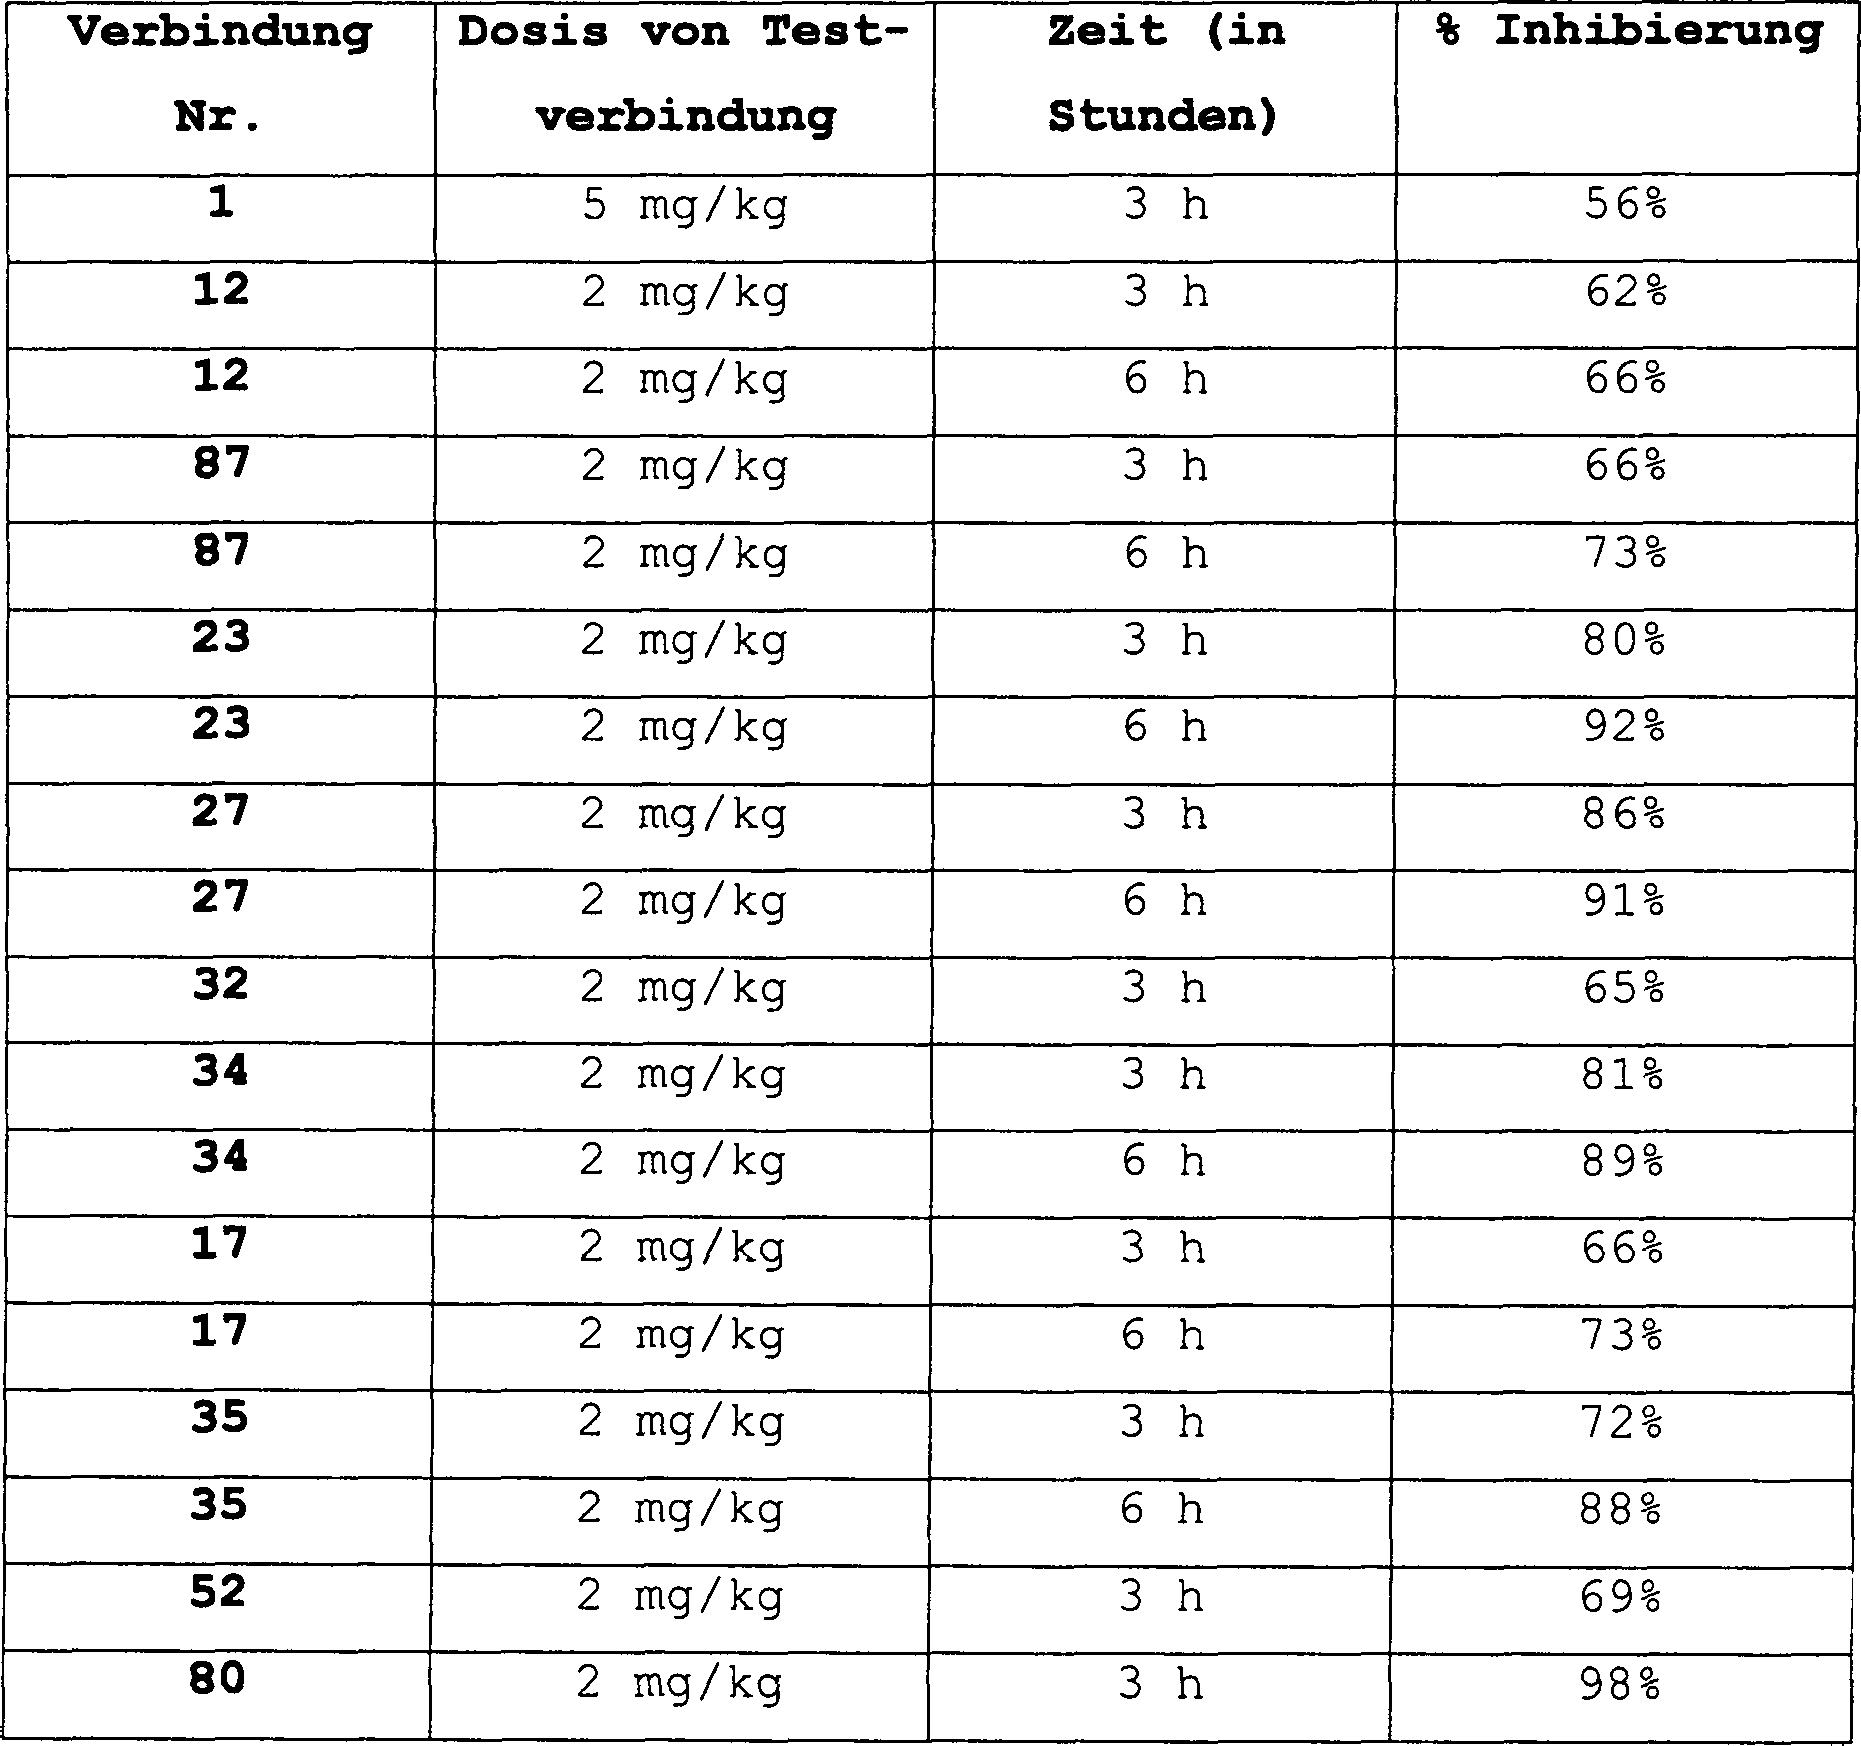

 ,
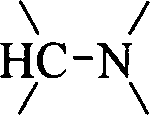 oder
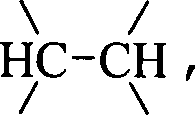 bilden; D -CH= oder =N- darstellt; R1 und R2 unabhängig Wasserstoff darstellen oder zusammen -(CH2)n- darstellen, worin n gleich 0, 1, 2 oder 3 ist; m und m' unabhängig 0 oder 1 sind; Y und Y' -L1- oder -L2-V(Z)t-L3- darstellen, worin t 0 oder 1 ist; L1 Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, -S-, -S(O)-, -S(O)2-, -N(Q)– oder -N(R3)-, darstellt; L2 (a) Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, -S-, -S(O)-, -S(O)2-, -N(Q')- oder -N(R4)-, oder (b) -L4-C(O)-N(Q')– oder -L4(Q')-, oder (c) eine direkte Bindung darstellt; L3 (a) Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, -S-, -S(O)-, -S(O)2-, -N(Q")- oder -N(R5)-, oder (b) eine direkte Bindung darstellt; L4 (a) Alkylen; Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, -S-, -S(O)-, -S(O)2-, -N(Q")- oder -N(R5)-, oder (b) eine direkte Bindung darstellt; V (a) ein zweiwertiges Aren, ein zweiwertiges Heteroaren, oder einen zweiwertigen gesättigten Heterocyclus, wenn t 0 ist, oder (b) ein dreiwertiges Aren oder ein dreiwertiges Heteroaren, wenn t 1 ist, darstellt; Q, Q' und Q" unabhängig Wasserstoff, -AC(O)OR6 oder -AC(O)NR6R7 darstellen; W und W' unabhängig -N(OM)C(O)N(R8)R9, -N(R8)C(O)N(OM)R9, -N(OM)C(O)R8, -C(O)NR8R9 oder -C(O)OR8 darstellen, mit der Maßgabe, dass mindestens einer von W und W' -N(OM)C(O)N(R8)R9, -N(R8)C(O)N(OM)R9 oder -N(OM)C(O)R8 darstellt; Z -A"N(OM')C(O)N(R10)R11, -A"N(R10)C(O)N(OM')R11 -A"N(OM')C(O)R11, -A'C(O)N(OM')R11, -A'C(O)NR10R11, -A'C(O)OR10, Halogen, CH3, NR3R4, NR3C(O)R4, NO2, CN, CF3, S(O)2NR3R4, S(O)2R3, SR3 oder S(O)R3 darstellt; A, A' und A" unabhängig eine direkte Bindung, Alkylen, Alkenylen, Alkinylen, Ylalkylaryl, Ylarylalkyl oder Diylalkylaren oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen durch -O-, -NH-, -S-, -S(O)- oder -S(O)2- ersetzt sind und/oder eine oder mehrere Methylidengruppen durch =N- ersetzt sind, darstellen; M und M' unabhängig Wasserstoff, ein pharmazeutisch verträgliches Kation oder ein organisches oder anorganisches Anion, Acyl, Alkyl, Phosphat, Sulfat, Sulfonat, NH2C(O)- oder (Alkyl)OC(O)- darstellen; und R3, R4, R5, R6, R7, R8, R9, R10 und R11 unabhängig Wasserstoff, Alkyl, Alkenyl, Alkinyl, Aryl, Arylalkyl, Alkylaryl, Alkylarylalkyl oder einen von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, -NH-, -S-, -S(O)- oder -S(O)2-, und/oder eine oder mehrere Methylidengruppen ersetzt sind durch =N-, darstellen; mit der Maßgabe, dass außer den Sauerstoffatomen, die an die Schwefelatome in -S(O)- und -S(O)2- gebunden sind, wenn eine oder mehrere Methylengruppen durch -O-, -NH-, -S-, -S(O)- oder -S(O)2- ersetzt sind und wenn eine oder mehrere Methylidengruppen durch =N- ersetzt sind, ein solcher Austausch nicht dazu führt, dass zwei Heteroatome kovalent aneinander gebunden sind; und weiterhin mit der Maßgabe, dass, wenn m 0 ist, W nicht -C(O)NR8R9 oder -C(O)OR8 darstellt, und mit der weiteren Maßgabe, dass in dem Substituenten -AC(O)OR6 R6 nicht Wasserstoff sein darf, wenn A eine direkte Bindung darstellt.
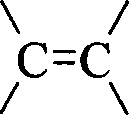
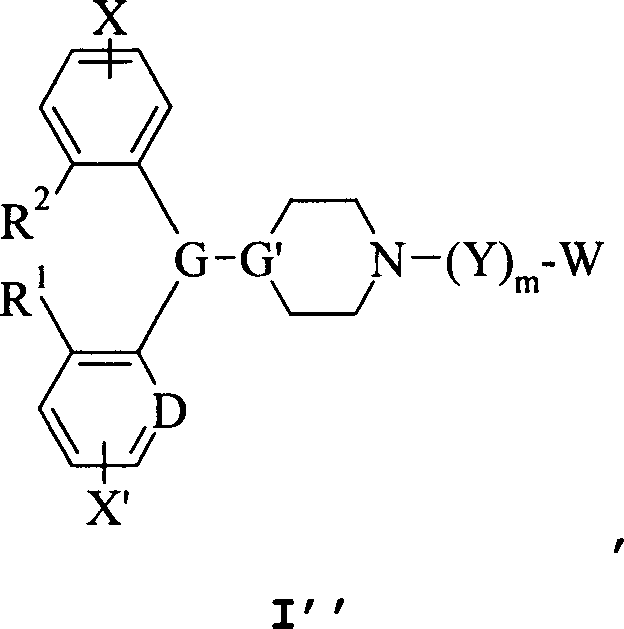


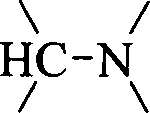 oder
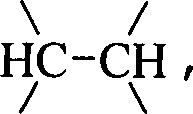 bilden; D -CH= oder =N- darstellt; R1 und R2 unabhängig Wasserstoff darstellen oder zusammen -(CH2)2- darstellen; m und m' unabhängig 0 oder 1 sind; Y und Y' -L1- oder -L2-V(Z)t-L3- darstellen, worin t 0 oder 1 ist; L1 Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, darstellt; L2 (a) Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O- oder -N(Q')-, oder (b) -L4-C(O)-N(Q')- darstellt; L3 (a) Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O- oder -N(Q")-, darstellt; L4 Alkylen darstellt; V (a) ein zweiwertiges Aren, ein zweiwertiges Heteroaren, oder einen zweiwertigen gesättigten Heterocyclus, wenn t 0 ist, oder (b) ein dreiwertiges Aren oder dreiwertiges Heteroaren, wenn t 1 ist, darstellt; Q Wasserstoff darstellt; Q' und Q" unabhängig -AC(O)OR6 oder -AC(O)NR6R7 darstellen; W und W' unabhängig -N(OM)C(O)N(R8)R9, -N(R8)C(O)N(OM)R9, -N(OM)C(O)R8, -C(O)NR8R9 oder -C(O)OR8 darstellen, mit der Maßgabe, dass mindestens einer von W und W' -N(OM)C(O)N(R8)R9, -N(R8)C(O)N(OM)R9 oder -N(OM)C(O)R8 darstellt; Z -A'C(O)NR10R11, -A'C(O)OR10, Halogen, NR3C(O)R4, NO2, CN oder CF3 darstellt; A und A' unabhängig eine direkte Bindung, Alkylen, Alkenylen, Alkinylen oder eines von den vorangehenden, worin eine oder mehrere Methylengruppen ersetzt sind durch -O-, darstellen; M und M' unabhängig Wasserstoff, ein pharmazeutisch verträgliches Kation, oder ein organisches oder anorganisches Anion, Acyl, Alkyl, Phosphat, Sulfat, Sulfonat, NH2C(O)- oder (Alkyl)OC(O)- darstellen; und R3, R4, R5, R6, R7, R8, R9, R10 und R11, falls vorliegend, unabhängig Wasserstoff oder Alkyl, worin eine oder mehrere Methylengruppen ersetzt sein können durch -O-, darstellen; mit der Maßgabe, dass außer den Sauerstoffatomen, die an die Schwefelatome in -S(O)- und -S(O)2- gebunden sind, wenn eine oder mehrere Methylengruppen durch -O-, -NH-, -S-, -S(O)- oder -S(O)2- ersetzt sind und wenn eine oder mehrere Methylidengruppen durch =N- ersetzt sind, ein solcher Austausch nicht dazu führt, dass zwei Heteroatome kovalent aneinander gebunden sind; und weiterhin mit der Maßgabe, dass, wenn m 0 ist, W nicht -C(O)NR8R9 oder -C(O)OR8 darstellt, und mit der weiteren Maßgabe, dass in dem Substituenten -AC(O)OR6 R6 nicht Wasserstoff sein darf, wenn A eine direkte Bindung darstellt.
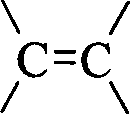
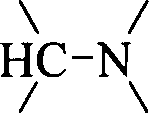 bilden; Y -L2-V(Z)t-L3-, worin t 0 oder 1 ist; L2 C1-C6-Alkylen darstellt, worin eine oder mehrere Methylengruppen ersetzt sein können durch -O-, darstellt; V(Z)t Phenylen, gegebenenfalls substituiert mit -A'C(O)NR10R11, -A'C(O)OR10, Halogen, NR3C(O)R4, NO2, CN oder CF3 oder Furylen oder Oxolanylen, darstellt; L3 C1-C6-Alkylen, worin eine oder mehrere Methylengruppen ersetzt sein können durch -O- oder C2-C6-Alkinylen, darstellt; W -N(OM)C(O)N(R8)R9, -N(R8)C(O)N(OM)R9 oder -N(OM)C(O)R8 darstellt; A' Methylen, Vinylen oder eine direkte Bindung darstellt; R3, R4, R5, R6, R7, R8, R9, R10 und R11, falls vorliegend, unabhängig Wasserstoff oder C1-C6-Alkyl darstellen, worin eine oder mehrere Methylengruppen durch -O- ersetzt sein können.