DE69822871T2 - Chemische synthese von 6-o-alkyl erythromycin a - Google Patents
Chemische synthese von 6-o-alkyl erythromycin a Download PDFInfo
- Publication number
- DE69822871T2 DE69822871T2 DE69822871T DE69822871T DE69822871T2 DE 69822871 T2 DE69822871 T2 DE 69822871T2 DE 69822871 T DE69822871 T DE 69822871T DE 69822871 T DE69822871 T DE 69822871T DE 69822871 T2 DE69822871 T2 DE 69822871T2
- Authority
- DE
- Germany
- Prior art keywords
- erythromycin
- methyl
- group
- derivative
- oximebenzoyl
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- 229960003276 erythromycin Drugs 0.000 title claims abstract description 37
- ULGZDMOVFRHVEP-RWJQBGPGSA-N Erythromycin Chemical compound O([C@@H]1[C@@H](C)C(=O)O[C@@H]([C@@]([C@H](O)[C@@H](C)C(=O)[C@H](C)C[C@@](C)(O)[C@H](O[C@H]2[C@@H]([C@H](C[C@@H](C)O2)N(C)C)O)[C@H]1C)(C)O)CC)[C@H]1C[C@@](C)(OC)[C@@H](O)[C@H](C)O1 ULGZDMOVFRHVEP-RWJQBGPGSA-N 0.000 title claims abstract description 22
- 229930006677 Erythromycin A Natural products 0.000 title claims abstract description 20
- 238000003786 synthesis reaction Methods 0.000 title description 8
- 238000000034 method Methods 0.000 claims abstract description 26
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 claims abstract description 7
- -1 methyl halide Chemical class 0.000 claims description 106
- 125000000217 alkyl group Chemical group 0.000 claims description 23
- 229960002626 clarithromycin Drugs 0.000 claims description 20
- AGOYDEPGAOXOCK-KCBOHYOISA-N clarithromycin Chemical compound O([C@@H]1[C@@H](C)C(=O)O[C@@H]([C@@]([C@H](O)[C@@H](C)C(=O)[C@H](C)C[C@](C)([C@H](O[C@H]2[C@@H]([C@H](C[C@@H](C)O2)N(C)C)O)[C@H]1C)OC)(C)O)CC)[C@H]1C[C@@](C)(OC)[C@@H](O)[C@H](C)O1 AGOYDEPGAOXOCK-KCBOHYOISA-N 0.000 claims description 16
- 239000003153 chemical reaction reagent Substances 0.000 claims description 14
- 150000001875 compounds Chemical class 0.000 claims description 12
- FFUAGWLWBBFQJT-UHFFFAOYSA-N hexamethyldisilazane Chemical compound C[Si](C)(C)N[Si](C)(C)C FFUAGWLWBBFQJT-UHFFFAOYSA-N 0.000 claims description 11
- DPZNOMCNRMUKPS-UHFFFAOYSA-N resorcinol dimethyl ether Chemical group COC1=CC=CC(OC)=C1 DPZNOMCNRMUKPS-UHFFFAOYSA-N 0.000 claims description 10
- 229910052739 hydrogen Inorganic materials 0.000 claims description 9
- 239000001257 hydrogen Substances 0.000 claims description 9
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 9
- GZUXJHMPEANEGY-UHFFFAOYSA-N bromomethane Chemical compound BrC GZUXJHMPEANEGY-UHFFFAOYSA-N 0.000 claims description 8
- 238000006243 chemical reaction Methods 0.000 claims description 8
- 238000007069 methylation reaction Methods 0.000 claims description 8
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 claims description 8
- 125000000026 trimethylsilyl group Chemical group [H]C([H])([H])[Si]([*])(C([H])([H])[H])C([H])([H])[H] 0.000 claims description 7
- ZPQOPVIELGIULI-UHFFFAOYSA-N 1,3-dichlorobenzene Chemical group ClC1=CC=CC(Cl)=C1 ZPQOPVIELGIULI-UHFFFAOYSA-N 0.000 claims description 6
- MKGFYMKFBCWNCP-UHFFFAOYSA-N 1,3-diethoxybenzene Chemical group CCOC1=CC=CC(OCC)=C1 MKGFYMKFBCWNCP-UHFFFAOYSA-N 0.000 claims description 6
- 125000003342 alkenyl group Chemical group 0.000 claims description 6
- 125000003118 aryl group Chemical group 0.000 claims description 6
- 125000004432 carbon atom Chemical group C* 0.000 claims description 6
- 238000002360 preparation method Methods 0.000 claims description 6
- SFPQFQUXAJOWNF-UHFFFAOYSA-N 1,3-diiodobenzene Chemical group IC1=CC=CC(I)=C1 SFPQFQUXAJOWNF-UHFFFAOYSA-N 0.000 claims description 5
- 150000002431 hydrogen Chemical class 0.000 claims description 5
- JSRLURSZEMLAFO-UHFFFAOYSA-N 1,3-dibromobenzene Chemical group BrC1=CC=CC(Br)=C1 JSRLURSZEMLAFO-UHFFFAOYSA-N 0.000 claims description 4
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 4
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 4
- 150000004820 halides Chemical group 0.000 claims description 4
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 claims description 4
- 229940102396 methyl bromide Drugs 0.000 claims description 4
- 230000011987 methylation Effects 0.000 claims description 4
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 4
- 229910000027 potassium carbonate Inorganic materials 0.000 claims description 4
- VUQUOGPMUUJORT-UHFFFAOYSA-N methyl 4-methylbenzenesulfonate Chemical compound COS(=O)(=O)C1=CC=C(C)C=C1 VUQUOGPMUUJORT-UHFFFAOYSA-N 0.000 claims description 3
- 150000001555 benzenes Chemical group 0.000 claims description 2
- 238000006480 benzoylation reaction Methods 0.000 claims description 2
- RYCUEAIVJADBBI-UHFFFAOYSA-N COS(OC)(=O)=O.COS(=O)(=O)O Chemical compound COS(OC)(=O)=O.COS(=O)(=O)O RYCUEAIVJADBBI-UHFFFAOYSA-N 0.000 claims 1
- JZMJDSHXVKJFKW-UHFFFAOYSA-M methyl sulfate(1-) Chemical compound COS([O-])(=O)=O JZMJDSHXVKJFKW-UHFFFAOYSA-M 0.000 claims 1
- HOSGXJWQVBHGLT-UHFFFAOYSA-N 6-hydroxy-3,4-dihydro-1h-quinolin-2-one Chemical group N1C(=O)CCC2=CC(O)=CC=C21 HOSGXJWQVBHGLT-UHFFFAOYSA-N 0.000 abstract description 8
- 230000002152 alkylating effect Effects 0.000 abstract description 3
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 18
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 18
- 239000000203 mixture Substances 0.000 description 17
- 239000000243 solution Substances 0.000 description 16
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 15
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 15
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 14
- 239000002585 base Substances 0.000 description 12
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 10
- 150000002923 oximes Chemical class 0.000 description 10
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 9
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 9
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 9
- 230000029936 alkylation Effects 0.000 description 8
- 238000005804 alkylation reaction Methods 0.000 description 8
- 230000015572 biosynthetic process Effects 0.000 description 8
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 7
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 7
- 239000000047 product Substances 0.000 description 7
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 7
- 239000007787 solid Substances 0.000 description 7
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 6
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 6
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 6
- 125000003545 alkoxy group Chemical group 0.000 description 6
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 5
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 5
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 5
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 5
- 125000003808 silyl group Chemical group [H][Si]([H])([H])[*] 0.000 description 5
- 239000002904 solvent Substances 0.000 description 5
- 238000010561 standard procedure Methods 0.000 description 5
- 125000001424 substituent group Chemical group 0.000 description 5
- PAMIQIKDUOTOBW-UHFFFAOYSA-N 1-methylpiperidine Chemical compound CN1CCCCC1 PAMIQIKDUOTOBW-UHFFFAOYSA-N 0.000 description 4
- 125000004098 2,6-dichlorobenzoyl group Chemical group O=C([*])C1=C(Cl)C([H])=C([H])C([H])=C1Cl 0.000 description 4
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 4
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 4
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 4
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 4
- 239000002253 acid Substances 0.000 description 4
- 229910052783 alkali metal Inorganic materials 0.000 description 4
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 4
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 4
- 238000000262 chemical ionisation mass spectrometry Methods 0.000 description 4
- 238000003386 deoximation reaction Methods 0.000 description 4
- 229960001760 dimethyl sulfoxide Drugs 0.000 description 4
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 4
- 125000006678 phenoxycarbonyl group Chemical group 0.000 description 4
- 125000006239 protecting group Chemical group 0.000 description 4
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 4
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 4
- 239000004215 Carbon black (E152) Substances 0.000 description 3
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 3
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 3
- 150000001340 alkali metals Chemical class 0.000 description 3
- 150000001350 alkyl halides Chemical class 0.000 description 3
- 239000002168 alkylating agent Substances 0.000 description 3
- 229940100198 alkylating agent Drugs 0.000 description 3
- 150000001412 amines Chemical class 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 229930195733 hydrocarbon Natural products 0.000 description 3
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 3
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 3
- 239000012044 organic layer Substances 0.000 description 3
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 3
- 239000003880 polar aprotic solvent Substances 0.000 description 3
- 150000003254 radicals Chemical class 0.000 description 3
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 3
- KYTWXIARANQMCA-PGYIPVOXSA-N (3r,4s,5s,6r,7r,9r,10z,11s,12r,13s,14r)-6-[(2s,3r,4s,6r)-4-(dimethylamino)-3-hydroxy-6-methyloxan-2-yl]oxy-14-ethyl-7,12,13-trihydroxy-10-hydroxyimino-4-[(2r,4r,5s,6s)-5-hydroxy-4-methoxy-4,6-dimethyloxan-2-yl]oxy-3,5,7,9,11,13-hexamethyl-oxacyclotetradec Chemical compound O([C@@H]1[C@@H](C)C(=O)O[C@@H]([C@@]([C@H](O)[C@@H](C)C(=N\O)/[C@H](C)C[C@@](C)(O)[C@H](O[C@H]2[C@@H]([C@H](C[C@@H](C)O2)N(C)C)O)[C@H]1C)(C)O)CC)[C@H]1C[C@@](C)(OC)[C@@H](O)[C@H](C)O1 KYTWXIARANQMCA-PGYIPVOXSA-N 0.000 description 2
- QENIALCDPFDFHX-UHFFFAOYSA-N 1,4-dibromo-2,5-dimethylbenzene Chemical group CC1=CC(Br)=C(C)C=C1Br QENIALCDPFDFHX-UHFFFAOYSA-N 0.000 description 2
- CYNYIHKIEHGYOZ-UHFFFAOYSA-N 1-bromopropane Chemical compound CCCBr CYNYIHKIEHGYOZ-UHFFFAOYSA-N 0.000 description 2
- AVFZOVWCLRSYKC-UHFFFAOYSA-N 1-methylpyrrolidine Chemical compound CN1CCCC1 AVFZOVWCLRSYKC-UHFFFAOYSA-N 0.000 description 2
- BESOQRFWCAJXLE-UHFFFAOYSA-N 2,3-bis(bromomethyl)-1,4-dimethoxybenzene Chemical compound COC1=CC=C(OC)C(CBr)=C1CBr BESOQRFWCAJXLE-UHFFFAOYSA-N 0.000 description 2
- IWTFOFMTUOBLHG-UHFFFAOYSA-N 2-methoxypyridine Chemical compound COC1=CC=CC=N1 IWTFOFMTUOBLHG-UHFFFAOYSA-N 0.000 description 2
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 2
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 2
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 2
- HTLZVHNRZJPSMI-UHFFFAOYSA-N N-ethylpiperidine Chemical compound CCN1CCCCC1 HTLZVHNRZJPSMI-UHFFFAOYSA-N 0.000 description 2
- AHVYPIQETPWLSZ-UHFFFAOYSA-N N-methyl-pyrrolidine Natural products CN1CC=CC1 AHVYPIQETPWLSZ-UHFFFAOYSA-N 0.000 description 2
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 2
- 239000012345 acetylating agent Substances 0.000 description 2
- 230000001476 alcoholic effect Effects 0.000 description 2
- 239000003795 chemical substances by application Substances 0.000 description 2
- 150000001805 chlorine compounds Chemical group 0.000 description 2
- IJOOHPMOJXWVHK-UHFFFAOYSA-N chlorotrimethylsilane Chemical compound C[Si](C)(C)Cl IJOOHPMOJXWVHK-UHFFFAOYSA-N 0.000 description 2
- 229940126214 compound 3 Drugs 0.000 description 2
- VAYGXNSJCAHWJZ-UHFFFAOYSA-N dimethyl sulfate Chemical compound COS(=O)(=O)OC VAYGXNSJCAHWJZ-UHFFFAOYSA-N 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N ether Substances CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 2
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 2
- 238000001914 filtration Methods 0.000 description 2
- 125000004993 haloalkoxycarbonyl group Chemical group 0.000 description 2
- 229910052736 halogen Inorganic materials 0.000 description 2
- 150000002367 halogens Chemical class 0.000 description 2
- GNOIPBMMFNIUFM-UHFFFAOYSA-N hexamethylphosphoric triamide Chemical compound CN(C)P(=O)(N(C)C)N(C)C GNOIPBMMFNIUFM-UHFFFAOYSA-N 0.000 description 2
- 239000000543 intermediate Substances 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 125000005929 isobutyloxycarbonyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])OC(*)=O 0.000 description 2
- 125000005928 isopropyloxycarbonyl group Chemical group [H]C([H])([H])C([H])(OC(*)=O)C([H])([H])[H] 0.000 description 2
- 238000004519 manufacturing process Methods 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 2
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 2
- 230000001035 methylating effect Effects 0.000 description 2
- PSHKMPUSSFXUIA-UHFFFAOYSA-N n,n-dimethylpyridin-2-amine Chemical compound CN(C)C1=CC=CC=N1 PSHKMPUSSFXUIA-UHFFFAOYSA-N 0.000 description 2
- 125000001971 neopentyl group Chemical group [H]C([*])([H])C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- 229910052757 nitrogen Inorganic materials 0.000 description 2
- IJGRMHOSHXDMSA-UHFFFAOYSA-N nitrogen Substances N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 2
- 150000007530 organic bases Chemical class 0.000 description 2
- 239000012074 organic phase Substances 0.000 description 2
- 238000006146 oximation reaction Methods 0.000 description 2
- 125000004430 oxygen atom Chemical group O* 0.000 description 2
- 239000000843 powder Substances 0.000 description 2
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 150000003839 salts Chemical group 0.000 description 2
- 229920006395 saturated elastomer Polymers 0.000 description 2
- 125000005930 sec-butyloxycarbonyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(OC(*)=O)C([H])([H])[H] 0.000 description 2
- 238000006884 silylation reaction Methods 0.000 description 2
- 125000003107 substituted aryl group Chemical group 0.000 description 2
- YFTHZRPMJXBUME-UHFFFAOYSA-N tripropylamine Chemical compound CCCN(CCC)CCC YFTHZRPMJXBUME-UHFFFAOYSA-N 0.000 description 2
- 125000006420 1-fluorocyclopropyl group Chemical group [H]C1([H])C([H])([H])C1(F)* 0.000 description 1
- 125000001637 1-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C(*)=C([H])C([H])=C([H])C2=C1[H] 0.000 description 1
- 125000004201 2,4-dichlorophenyl group Chemical group [H]C1=C([H])C(*)=C(Cl)C([H])=C1Cl 0.000 description 1
- JBLIDPPHFGWTKU-UHFFFAOYSA-N 2,6-dichlorobenzoyl chloride Chemical compound ClC(=O)C1=C(Cl)C=CC=C1Cl JBLIDPPHFGWTKU-UHFFFAOYSA-N 0.000 description 1
- 125000004974 2-butenyl group Chemical group C(C=CC)* 0.000 description 1
- 125000004182 2-chlorophenyl group Chemical group [H]C1=C([H])C(Cl)=C(*)C([H])=C1[H] 0.000 description 1
- 125000006040 2-hexenyl group Chemical group 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- 125000004975 3-butenyl group Chemical group C(CC=C)* 0.000 description 1
- 125000004179 3-chlorophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C(Cl)=C1[H] 0.000 description 1
- 125000006041 3-hexenyl group Chemical group 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- 125000004800 4-bromophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C([H])=C1Br 0.000 description 1
- 125000000242 4-chlorobenzoyl group Chemical group ClC1=CC=C(C(=O)*)C=C1 0.000 description 1
- 125000006042 4-hexenyl group Chemical group 0.000 description 1
- 125000004172 4-methoxyphenyl group Chemical group [H]C1=C([H])C(OC([H])([H])[H])=C([H])C([H])=C1* 0.000 description 1
- 125000006043 5-hexenyl group Chemical group 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- PLUBXMRUUVWRLT-UHFFFAOYSA-N Ethyl methanesulfonate Chemical compound CCOS(C)(=O)=O PLUBXMRUUVWRLT-UHFFFAOYSA-N 0.000 description 1
- 229910004373 HOAc Inorganic materials 0.000 description 1
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- DWAQJAXMDSEUJJ-UHFFFAOYSA-M Sodium bisulfite Chemical compound [Na+].OS([O-])=O DWAQJAXMDSEUJJ-UHFFFAOYSA-M 0.000 description 1
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical class [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 1
- 229910000288 alkali metal carbonate Inorganic materials 0.000 description 1
- 150000008041 alkali metal carbonates Chemical class 0.000 description 1
- 229910000102 alkali metal hydride Inorganic materials 0.000 description 1
- 150000008046 alkali metal hydrides Chemical class 0.000 description 1
- 150000008044 alkali metal hydroxides Chemical class 0.000 description 1
- 150000008051 alkyl sulfates Chemical class 0.000 description 1
- 150000008064 anhydrides Chemical class 0.000 description 1
- 239000008346 aqueous phase Substances 0.000 description 1
- 239000007864 aqueous solution Substances 0.000 description 1
- 125000002029 aromatic hydrocarbon group Chemical group 0.000 description 1
- 125000005129 aryl carbonyl group Chemical group 0.000 description 1
- 125000005228 aryl sulfonate group Chemical group 0.000 description 1
- 125000004104 aryloxy group Chemical group 0.000 description 1
- HSDAJNMJOMSNEV-UHFFFAOYSA-N benzyl chloroformate Chemical compound ClC(=O)OCC1=CC=CC=C1 HSDAJNMJOMSNEV-UHFFFAOYSA-N 0.000 description 1
- 238000005574 benzylation reaction Methods 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- RDHPKYGYEGBMSE-UHFFFAOYSA-N bromoethane Chemical compound CCBr RDHPKYGYEGBMSE-UHFFFAOYSA-N 0.000 description 1
- 125000004063 butyryl group Chemical group O=C([*])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 239000006227 byproduct Substances 0.000 description 1
- 150000001721 carbon Chemical group 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 239000011203 carbon fibre reinforced carbon Substances 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 238000010960 commercial process Methods 0.000 description 1
- 229940125904 compound 1 Drugs 0.000 description 1
- 238000002425 crystallisation Methods 0.000 description 1
- 230000008025 crystallization Effects 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000000582 cycloheptyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000006639 cyclohexyl carbonyl group Chemical group 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 238000010520 demethylation reaction Methods 0.000 description 1
- 238000001212 derivatisation Methods 0.000 description 1
- 150000008050 dialkyl sulfates Chemical class 0.000 description 1
- DENRZWYUOJLTMF-UHFFFAOYSA-N diethyl sulfate Chemical compound CCOS(=O)(=O)OCC DENRZWYUOJLTMF-UHFFFAOYSA-N 0.000 description 1
- 229940008406 diethyl sulfate Drugs 0.000 description 1
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 1
- 125000002147 dimethylamino group Chemical group [H]C([H])([H])N(*)C([H])([H])[H] 0.000 description 1
- ZZVUWRFHKOJYTH-UHFFFAOYSA-N diphenhydramine Chemical group C=1C=CC=CC=1C(OCCN(C)C)C1=CC=CC=C1 ZZVUWRFHKOJYTH-UHFFFAOYSA-N 0.000 description 1
- JYCKNDWZDXGNBW-UHFFFAOYSA-N dipropyl sulfate Chemical compound CCCOS(=O)(=O)OCCC JYCKNDWZDXGNBW-UHFFFAOYSA-N 0.000 description 1
- 238000010828 elution Methods 0.000 description 1
- 238000000855 fermentation Methods 0.000 description 1
- 230000004151 fermentation Effects 0.000 description 1
- 239000000706 filtrate Substances 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 230000014509 gene expression Effects 0.000 description 1
- 125000005843 halogen group Chemical group 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- 239000012535 impurity Substances 0.000 description 1
- HVTICUPFWKNHNG-UHFFFAOYSA-N iodoethane Chemical compound CCI HVTICUPFWKNHNG-UHFFFAOYSA-N 0.000 description 1
- 239000003120 macrolide antibiotic agent Substances 0.000 description 1
- GSYSFVSGPABNNL-UHFFFAOYSA-N methyl 2-dimethoxyphosphoryl-2-(phenylmethoxycarbonylamino)acetate Chemical group COC(=O)C(P(=O)(OC)OC)NC(=O)OCC1=CC=CC=C1 GSYSFVSGPABNNL-UHFFFAOYSA-N 0.000 description 1
- 239000012452 mother liquor Substances 0.000 description 1
- 125000006257 n-butyloxycarbonyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])OC(*)=O 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 230000000269 nucleophilic effect Effects 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 125000001181 organosilyl group Chemical group [SiH3]* 0.000 description 1
- 125000005429 oxyalkyl group Chemical group 0.000 description 1
- 125000003854 p-chlorophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C([H])=C1Cl 0.000 description 1
- 125000000636 p-nitrophenyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1*)[N+]([O-])=O 0.000 description 1
- 125000000951 phenoxy group Chemical group [H]C1=C([H])C([H])=C(O*)C([H])=C1[H] 0.000 description 1
- 125000000286 phenylethyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])([H])* 0.000 description 1
- 239000003495 polar organic solvent Substances 0.000 description 1
- 229920001467 poly(styrenesulfonates) Polymers 0.000 description 1
- NTTOTNSKUYCDAV-UHFFFAOYSA-N potassium hydride Chemical compound [KH] NTTOTNSKUYCDAV-UHFFFAOYSA-N 0.000 description 1
- 229910000105 potassium hydride Inorganic materials 0.000 description 1
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 1
- 125000001501 propionyl group Chemical group O=C([*])C([H])([H])C([H])([H])[H] 0.000 description 1
- DKORSYDQYFVQNS-UHFFFAOYSA-N propyl methanesulfonate Chemical compound CCCOS(C)(=O)=O DKORSYDQYFVQNS-UHFFFAOYSA-N 0.000 description 1
- 238000010992 reflux Methods 0.000 description 1
- 239000011347 resin Substances 0.000 description 1
- 229920005989 resin Polymers 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 238000011935 selective methylation Methods 0.000 description 1
- 239000000741 silica gel Substances 0.000 description 1
- 229910002027 silica gel Inorganic materials 0.000 description 1
- 238000010898 silica gel chromatography Methods 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 239000012312 sodium hydride Substances 0.000 description 1
- 229910000104 sodium hydride Inorganic materials 0.000 description 1
- 235000010267 sodium hydrogen sulphite Nutrition 0.000 description 1
- 239000007858 starting material Substances 0.000 description 1
- 125000000547 substituted alkyl group Chemical group 0.000 description 1
- 238000006467 substitution reaction Methods 0.000 description 1
- 238000001308 synthesis method Methods 0.000 description 1
- 125000004055 thiomethyl group Chemical group [H]SC([H])([H])* 0.000 description 1
- 231100000331 toxic Toxicity 0.000 description 1
- 230000002588 toxic effect Effects 0.000 description 1
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 229920002554 vinyl polymer Polymers 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H1/00—Processes for the preparation of sugar derivatives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H17/00—Compounds containing heterocyclic radicals directly attached to hetero atoms of saccharide radicals
- C07H17/04—Heterocyclic radicals containing only oxygen as ring hetero atoms
- C07H17/08—Hetero rings containing eight or more ring members, e.g. erythromycins
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Engineering & Computer Science (AREA)
- Biochemistry (AREA)
- Molecular Biology (AREA)
- Genetics & Genomics (AREA)
- Biotechnology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Animal Behavior & Ethology (AREA)
- Oncology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Communicable Diseases (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Saccharide Compounds (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
Description
- Technischer Bereich der Erfindung
- Die vorliegende Erfindung betrifft Erythromycin-Derivate. Insbesondere betrifft die vorliegende Erfindung ein Verfahren zur chemischen Synthese von 6-O-Methylerythromycin-A.
- Hintergrund der Erfindung
- 6-O-Methylerythromycin-A (Clarithromycin), das unten gezeigt wird, ist ein potentes Makrolid-Antibiotikum (U.S. Patent Nr. 4,331,803).
-
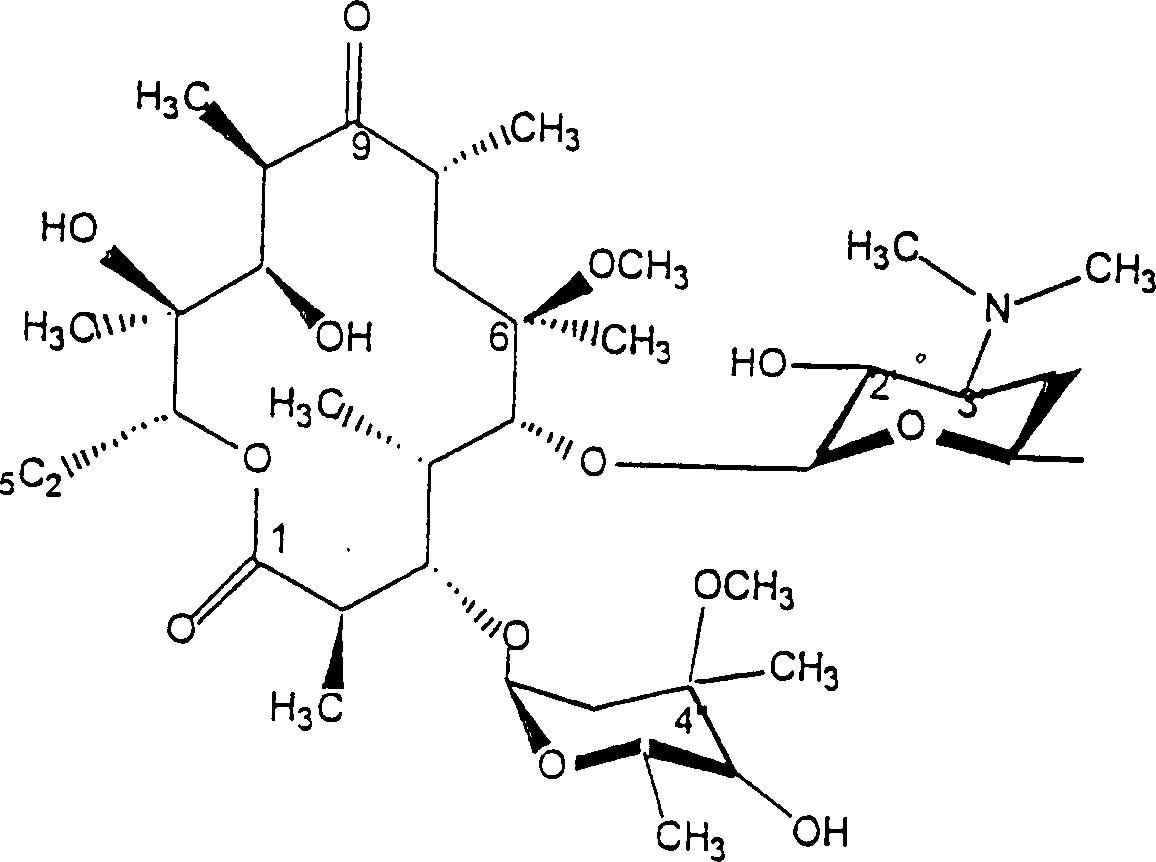
- Es wurde eine Vielzahl an Mitteln zur Herstellung von 6-O-Methylerythromycin-A beschrieben. Das 6-O-Methylerythromycin-A kann hergestellt werden durch Methylierung eines 2'-O-3'-N-dibenzyloxycarbonyl-des-N-methyl-Derivats von Erythromycin-A (U.S. Patent Nr. 4,331,803). 6-O-Methylerythromycin-A kann auch aus 9-Oxim-Erythromycin-A-Derivaten hergestellt werden (siehe zum Beispiel U.S.-Patent Nummern 5,274,085; 4,680,386; 4,668,776; 4,670,549 und 4,672,109 und Europäische Patentanmeldung 0260938 A2).
- In diesen Verfahren, die 9-Oxim-Erythromycin-A-Derivate verwenden, wird das Oxim während der Methylierung mit einer 2-Alkenyl-Gruppe (U.S.-Patent Nummern 4,670,549 und 4,668,776), mit einer Benzyl- oder substituierten Benzylgruppe (U.S.-Patent Nummern 4,680,386 und 4,670,549) oder mit einer Komponente geschützt, die gewählt ist aus der Gruppe, die aus Niederalkyl, substituiertem Alkyl, Niederalkenyl, Aryl- substituiertem Methyl, substituiertem Oxalkyl und substituiertem Thiomethyl (U.S.-Patent Nummer 4,672,109) besteht. Das U.S.-Patent 4,990,602 offenbart die Derivatisierung der 9-Oxim-Hydroxylgruppe vor der Alkylierung der 6-OH-Gruppe. Dies ist das kommerzielle Verfahren, das zurzeit bei der Herstellung von Clarithromycin eingesetzt wird.
- Bei den vorhandenen Verfahren zur Herstellung von 6-O-Methylerythromycin-A gibt es Nachteile. Beispielsweise führt ein Unterlassen des Schützens der 2'-OH-Gruppe zu einer unerwünschten Methylierung dieser Gruppe. Vorhandene Verfahren zum Schützen der 2'-OH-Gruppe sind unbefriedigend, weil diese Verfahren auch das Schützen des 3'-Stickstoffs erfordern. Das U.S.-Patent Nummer 4,680,386 offenbart das Schützen der 2'-OH-Gruppe mit einer Benzyloxycarbonyl-Komponente. Unter solchen Umständen unterzieht man jedoch den 3'-Stickstoff auch einer N-Demethylierung, gefolgt von der Bildung von N-Benzyloxycarbonyl. Der Schutz dieser 3'-N-Benzyloxycarbonylgruppe muss im Anschluss an die 6-O-Methylierung aufgehoben werden. Die 3'-Dimethylaminogruppe wird im Anschluss an die 6-O-Methylierung durch N-Methylierung regeneriert. Das U.S.-Patent Nummer 4,670,549 offenbart den Schutz der 2'-OH-Gruppe als ein Benzyl oder ein ähnlicher Substituent. Unter diesen Umständen muss die 3'-Stickstoffgruppe auch als quaternäres Salz geschützt werden. Dieses quaternäre Salz muss im Anschluss an die 6-O-Methylierung entfernt werden, um die 3'-Dimethylaminogruppe zu regenerieren. Aufhebung des Schutzes der 9-Oxim-Derivate, geschützt mit Oxyalkylgruppen, muss unter harten Bedingungen durchgeführt werden, die zur Bildung von unerwünschten Nebenprodukten führen. Als weiteres Beispiel erfordert die Verwendung von Benzyloxycarbonylgruppen zum Schutz der 2'-Hydroxygruppe (U.S.-Patent Nummer 4,311,803) große Mengen von Benzyl- Chlorameisensäureester, das ernsthaft reizend und toxisch ist. Als weiteres Beispiel gibt es die Probleme beim Schutz des Oxims mit Benzyloxycarbonyl. Die Gruppe ist zu instabil während der Methylierung unter basischen Bedingungen.
- Es besteht weiterhin Bedarf, ein schnelles, wirksames Verfahren zur Herstellung von 6-O-Methylerythromycin-A bereitzustellen, das milde, neutrale Synthese-Bedingungen nutzt.
- Kurze Beschreibung der Erfindung
- Die vorliegende Erfindung liefert ein wirksames und praktisches Verfahren zur Synthese von 6-O-Methylerythromycin-A, im Fach bekannt als Clarithromycin. Das Synthese-Verfahren verwendet 1) Benzoyl-Schutzgruppen zum Schutz der 9-Oxim-Funktionalität und 2) O-Schutzgruppen für die 2'- oder 2'- und 4''-Hydroxylgruppen während der selektiven Alkylierung des 6-Hydroxyl-Derivates von Erythromycin-A.
- Das Synthese-Verfahren beginnt mit Erythromycin-A-Oxim, erhalten durch ein beliebiges Verfahren. Die 9-Oximgruppe von Erythromycin-A wird durch eine Benzoxylschutzgruppe geschützt. Der Schutz wird durch Reaktion des Erythromycin-A-Oxims mit einem benzoylierenden Reagens der Formel RCOX erzielt, wobei X ein Halogenid ist und R ein disubstituiertes Benzen ist, in dem die Substituenten-Gruppen Cl, Br, I oder Alkoxy sind.
- Vor der Alkylierung der 6-Hydroxylgruppe werden die 2'-Hydroxylgruppen oder die 2'- und 4''-Hydroxylgruppen O-geschützt. Wenn sowohl die 2'- als auch die 4''-Hydroxylgruppen geschützt sind, ist die bevorzugte Schutzgruppe eine Trimethylsilylgruppe. Hexamethyldisilazan wird als bevorzugtes Silylierungsreagens benutzt. Die Verwendung von Nicht-Trimethylsilylschutzgruppen beseitigt die Notwendigkeit, die 4''-Hydroxylgruppe zu schützen. Schützen des Oxims und O-Schutz der 2'- und 4''-Hydroxylgruppen kann in jeder beliebigen Reihenfolge stattfinden. Vorzugsweise findet der Schutz des Oxims nach dem O-Schutz der 2'- und 4''-Hydroxylgruppen statt.
- Das Oxim-geschützte, 2'-geschützte oder 2',4''-zweifach-geschützte Erythromycin-A-Derivat wird dann alkyliert mit im Fach gut bekannten Alkylierungsreagenzien. Bevorzugte Alkylierungsreagenzien sind Alkylhalogenide. Die Schutzgruppen werden entfernt unter Verwendung alkoholischer Alkalimetallcarbonate. Deoximierung wird mit Hilfe von Standardverfahren durchgeführt, die im Fach gut bekannt sind, um 6-O-Alkyl-Erythromycin-A zu liefern.
- Detaillierte Beschreibung der Erfindung
- Hierin werden eine Vielzahl an definierten Ausdrücken verwendet, um bestimmte Elemente der vorliegenden Erfindung zu bezeichnen. Wenn sie so benutzt werden, sind folgende Bedeutungen gemeint:
- Der Begriff „Alkyl" bezeichnet gesättigte, gerad- oder verzweigtkettige Kohlenwasserstoffradikale, die zwischen einem und zehn Kohlenstoffatome enthalten, einschließlich, aber nicht beschränkt auf Methyl, Ethyl, Propyl, Isopropyl, n-Butyl, tert-Butyl und Neopentyl. Vorzugsweise ist das Alkyl auf 1–4 Kohlenstoffe begrenzt.
- Der Begriff „Alkylierungsmittel" bezeichnet ein Reagens, das die Fähigkeit hat, eine Alkylgruppe an einer nukleophilen Stelle zu platzieren, einschließlich, aber nicht beschränkt auf Alkylhalogenide wie Methylbromid, Ethylbromid, n-Propylbromid, Methyljodid, Ethyljodid und n-Propylbromid; Dialkylsulfate wie Dimethylsulfat, Diethylsulfat und di-n-Propylsulfat; und Alkyl- oder Arylsulfonate wie Methyl-p-toluensulfonat, Ethylmethansulfonat, n-Propylmethansulfonat.
- Der Begriff „Aryl(Niederalkyl)" bezeichnet ein niedriges Alkylradikal, dem 1–3 aromatische Kohlenwasserstoffgruppen beigefügt sind, wie zum Beispiel Benzyl, Diphenylbenzyl, Trityl und Phenylethyl.
- Der Begriff „Aryloxy" bezeichnet ein aromatisches Kohlenwasserstoffradikal, das mittels einer Etherbindung (d. h. durch ein Sauerstoffatom) an den Rest des Moleküls gebunden ist, wie zum Beispiel Phenoxy.
- Der Begriff „Cycloalkyl" bezeichnet ein gesättigtes monozyklisches Kohlenwasserstoffradikal, das von 3–8 Kohlenstoffatome im Ring hat und wahlweise substituiert ist mit zwischen 1 und 3 zusätzlichen Radikalen, ausgewählt aus Niederalkyl, Halogen(Niederalkyl), Niederalkoxy und Halogen. Beispiele für Cycloalkylradikale schließen folgende ein, sind aber nicht darauf beschränkt: Cyclopropyl, Cyclobutyl, Cyclopentyl, Cyclohexyl, Cycloheptyl, 1-Fluor-cyclopropyl und 2-Fluorcyclopropyl.
- Der Begriff „Niederalkenyl" bezeichnet ein gerad- oder verzweigtkettiges Kohlenwasserstoffradikal, das zwischen 2 und 6 Kohlenstoffatome enthält und das mindestens eine Kohlenstoff-Kohlenstoff-Doppelbindung besitzt. Beispiele für Niederalkenylradikale schließen Vinyl, Allyl, 2- oder 3-Butenyl, 2-, 3- oder 4-Pentenyl, 2-, 3-, 4- oder 5-Hexenyl und isomerische Formen davon ein.
- Der Begriff „Niederalkoxy" bezeichnet ein niedriges Alkylradikal, das an den Rest des Moleküls mittels einer Etherbindung (d. h. durch ein Sauerstoffatom) gebunden ist. Beispiele für Niederalkoxyradikale schließen Methoxy und Ethoxy ein, sind aber nicht darauf beschränkt.
- Der Begriff „Niederalkyl" bezeichnet ein Alkylradikal, das 1–6 Kohlenstoffatome enthält, einschließlich, aber nicht beschränkt auf Methyl, Ethyl, Propyl, Isopropyl, n-Butyl, tert-Butyl und Neopentyl.
- Der Begriff „polares aprotisches Lösungsmittel" bezeichnet polare organische Lösungsmittel, denen ein leicht entfernbares Proton fehlt, einschließlich, aber nicht beschränkt auf N,N-Dimethylformamid, Dimethylsulfoxid, N-Methyl-2-pyrrolidon, Hexamethylphosphorsäuretriamid, Tetrahydrofuran, 1,2-Dimethoxyethan, Acetonitril oder Ethylacetat.
- Der Begriff „Silyl" bezeichnet eine Gruppe der Formel Si (R1) (R2) (R3), in der jedes von R1, R2 und R3 unabhängig voneinander Wasserstoff, Niederalkyl, Aryl, Phenyl, Phenyl-substituiertes Niederalkyl, Cycloalkyl oder Alkenyl ist.
- Der Begriff „starke Alkalimetallbase" bezeichnet eine Alkalimetallbase, die eine schwache korrespondierende Säure hat, einschließlich, aber nicht beschränkt auf Natriumhydroxid, Kaliumhydroxid, Natriumhydrid, Kaliumhydrid, Kalium-t-butoxid.
- Der Begriff „substituiertes Aryl(Niederalkyl)" bezeichnet einen Aryl(Niederalkyl)rest, wie oben definiert, der zwischen 1 und 3 Nicht-Wasserstoff-Ringsubstituenten hat, jeder unabhängig ausgewählt aus Halogen, Niederalkoxy, Niederalkyl, Hydroxy-substituiertem Niederalkyl und (Niederalkyl)amino. Beispiele für substituierte Aryl(Niederalkyl)-Radikale schließen 2-Fluorphenylmethyl, 4-Fluorphenylethyl und 2,4-Difluorphenylpropyl ein.
- Der Begriff „schwache organische Aminbase" bezeichnet eine organische Aminbase, die eine starke korrespondierende Säure hat, einschließlich, aber nicht beschränkt auf Trimethylamin, Triethylamin, Tripropylamin, Pyridin, 2-Methoxypyridin, 1-Methylpyrrolidin, 1-Methylpiperidin und 1-Ethylpiperidin.
- Die vorliegende Erfindung liefert ein Verfahren zur Herstellung von 6-O-Alkyl-Erythromycin-A. Das Verfahren beginnt mit 9-Oxim-Erythromycin-A. 9-Oxim-Erythromycin-A kann aus jedem Ausgangsstoff erhalten werden. Vorzugsweise wird 9-Oxim-Erythromycin-A durch Oximierung von Erythromycin-A hergestellt, unter Verwendung von Standardverfahren, die im Fach bekannt sind (siehe zum Beispiel U.S.-Patent Nummer 5,274,085). Zum Beispiel kann Erythromycin A, erhalten aus der Fermentation, mit entweder Hydroxylaminhydrochlorid und einer Base, freiem Hydroxylamin in Methanol oder Hydroxylamin und einer organischen Säure reagiert werden. Vorzugsweise wird die Oximierung von Erythromycin-A durch Verwendung von Hydroxylamin und Ameisensäure erzielt.
- Vor der selektiven Alkylierung der 6-Hydroxylgruppe des 9-Oxim-Erythromycin-A ist es notwendig, andere Hydroxylgruppen in der Verbindung zu schützen. Diese anderen Hydroxylgruppen sind das Oxim-Hydroxyl (N-OH), das 2'-Hydroxyl und wahlweise das 4''-Hydroxyl. Der Schutz dieser Hydroxylgruppen kann in jeder Reihenfolge stattfinden, vorausgesetzt, dass alle Gruppen vor der Alkylierung des 6-Hydroxyls geschützt werden.
- In einer Ausführungsform wird das 9-Oxim-Erythromycin-A zunächst an dem Oxim-Hydroxyl geschützt, und zwar durch Reaktion des Oxims mit einem Benzoylierungsreagens. Ein geeignetes Reagens hat die Formel RCOX, wobei X ein Halogenid ist und R ein disubstituiertes Benzen ist. Vorzugsweise ist X Chlorid. Die zwei Substitutionen in Benzen befinden sich vorzugsweise an dem 2. und 4. oder an dem 2. und 6. Kohlenstoffatom. Es kann jede Substituentengruppe benutzt werden, die nicht die nachfolgenden Reaktionsschritte stört. Vorzugsweise ist die Substituentengruppe ein Alkoxy, ein Chlorid, Bromid oder Jodid. Bevorzugte Alkoxygruppen sind Ethoxy und Methoxy. Beispielhafte und bevorzugte Benzoylierungsreagenzien sind somit Verbindungen der Formel RCOX, worin X Chlorid ist und R 2,6-Dichlorbenzen, 2,6-Dibrombenzen, 2,6-Dijodbenzen, 2,6-Dimethoxybenzen, 2,6-Diethoxybenzen, 2,4-Dichlorbenzen, 2,4-Dibrombenzen, 2,4-Dijodbenzen, 2,4-Dimethoxybenzen oder 2,4-Diethoxybenzen.
- In einer Ausführungsform sind sowohl die 2'- als auch die 4''-Hydroxylgruppe geschützt. Der Schutz dieser Hydroxylgruppen wird durch eine Silylgruppe erzielt. Beispielhafte und bevorzugte Silylgruppen haben die Formel:worin R1, R2 und R3 unabhängig voneinander Wasserstoff, Niederalkyl, Aryl, Phenyl, Phenyl-substituiertes Niederalkyl, Cycloalkyl oder Alkenyl sind. Vorzugsweise sind alle von R1, R2 und R3 Methyl. Silylgruppen können an den 2'- und an den 4''-Hydroxylgruppen angebracht werden durch Standardverfahren, die im Fach gut bekannt sind. Beispielsweise kann eine Trimethylsilylgruppe an den 2'- und 4''-Stellen angebracht werden durch Reaktion eines 9-Oxim-Erythromycin-A-Derivates (Oxim-geschützt oder -ungeschützt) mit dem Silylierungsmittel Hexamethyldisilazan (HMDS) in Anwesenheit von einer Säure (zum Beispiel HCO2H). Dieselbe Umwandlung kann durchgeführt werden mit anderen Silylierungsmitteln, wie Trimethylsilylchlorid (TMSchlorid) in Anwesenheit einer organischen Base, wie Et3N, Pyridin oder Imidazol. Es können auch andere Silylierungsbedingungen verwendet werden. Solche Bedingungen schließen typischerweise den Gebrauch eines geeigneten Lösungsmittels, wie Acetonitril (CH3CN) ein.
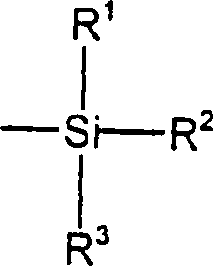
- In einer anderen Ausführungsform ist es nur notwendig, die 2'-Hydroxylgruppe zu schützen (siehe United States Patent, U.S. 5719272, eingereicht am 02.04.1996). Ein solcher Schutz kann erzielt werden durch Gebrauch von herkömmlichen O-Schutzgruppen, die im Fach gut bekannt sind. Exemplarische und bevorzugte O-Schutzgruppen sind Alkoxycarbonyle (zum Beispiel Methoxycarbonyl, Ethoxycarbonyl, Isopropoxycarbonyl, n-Isopropoxycarbonyl, n-Butyloxycarbonyl, Isobutyloxycarbonyl, sec-Butyloxycarbonyl, t-Butyloxycarbonyl, 2-Ethylhexyloxycarbonyl, Cyclohexylcarbonyl, Methyloxycarbonyl; Alkoxyalkoxycarbonyle (zum Beispiel Methoxymethoxycarbonyl, Ethoxymethoxycarbonyl, 2-Methoxyethoxycarbonyl, 2-Ethoxyethoxycarbonyl, 2-Butoxyethoxycarbonyl, 2-Methoxyethoxymethoxycarbonyl; Haloalkoxycarbonyle (zum Beispiel 2-Chlorethoxycarbonyl, 2-Chlorethoxycarbonyl, 2,2,2-tri-Chlor-Ethoxycarbonyl); ungesättigte Alkoxycarbonyle (zum Beispiel Allyloxycarbonyl, pro-Pargyloxycarbonyl, 2-Butenoxycarbonyl, 3-Methyl-2-butenoxycarbonyl); substituierte Benzyloxycarbonyle (zum Beispiel Benzyloxycarbonyl, p-Methylbenzylcarbonyl, p-Methoxybenzyloxycarbonyl, p-Nitro-benzyloxycarbonyl, 2,4-Dinitrobenzyloxycarbonyl, 3,5-di-Methylbenzyloxycarbonyl, p-Chlorbenzyloxycarbonyl, p-Brom-benzyloxycarbonyl) und substituierte Phenoxycarbonyle (zum Beispiel Phenoxycarbonyl, p-Nitrophenoxycarbonyl, o-Nitrophenoxycarbonyl, 2,4-di-Nitrophenoxycarbonyl, p-Methylphenoxycarbonyl, m-Methylphenoxycarbonyl, o-Bromphenoxycarbonyl, 3,5-Dimethylphenoxycarbonyl, p-Chlorphenoxycarbonyl, 2-Chlor-4-nitrophenoxycarbonyl) (siehe zum Beispiel Greene und Wuts' Protective Groups in Organic Synthesis, 2d. Ed. John Wiley & Sons, Inc., New York, 1991).
- Exemplarische und bevorzugte Niederalkylmonocarbonylgruppen sind Acetyl, Propionyl, Butyryl, Isobutyryl. Exemplarische und bevorzugte Niederalkenylmonocarbonylgruppen schließen Acryloxyl, Methacryloxy ein. Exemplarische und bevorzugte Niederalkoxycarbonyl-Alkylcarbonylgruppen schließen Methoxycarbonyl-methylcarbonyl, Ethoxycarbonylmethylcarbonyl, Ethoxycarbonyl-ethylcarbonyl ein. Exemplarische und bevorzugte Arylcarbonylgruppen schließen Benzoyl, p-Methoxybenzoyl, 3,4,5-Trimethoxybenzoyl, p-Chlorbenzoyl, 2,4-Dichlorbenzoyl, 3,5- Dichlorbenzoyl, Diphenylacetyl, 1-Naphthalenacetyl, 2-Naphthalenacetyl ein.
- Der Gebrauch von O-Schutzgruppen bei der Herstellung von Erythromycin-Derivaten ist beschrieben worden (siehe zum Beispiel U.S.-Patent Nummer 4,672,109 und Europäische Patentanmeldung 0260938A2). Herkömmliche O-Schutzgruppen, wie oben ausgeführt, werden durch Standardverfahren, die im Fach gut bekannt sind, angebracht. Beispielsweise kann eine Acetylgruppe an der 2'-Stelle angebracht werden durch Reaktion eines Erythromycin-A-Derivates (9-Oxim oder 9-Oximsilyl) mit einem Acetylierungsmittel und einer Base. Geeignete Acetylierungsmittel, die benutzt werden können, schließen Anhydrid und Säure-Halogenid-Verbindungen der Formel (R4CO)2O oder R4COCl ein, worin R4 Wasserstoff oder eine Substituentengruppe ist, wie z. B. ein Niederalkyl (zum Beispiel Methyl, Ethyl, n-Propyl, Isopropyl, n-Butyl, sec-Butyl, t-Butyl) oder Aryl (zum Beispiel Phenyl, p-Methoxyphenyl, p-Chlorphenyl, m-Chlorphenyl, o-Chlorphenyl, 2,4-Dichlorphenyl, p-Bromphenyl, m-Nitrophenyl, p-Nitrophenyl, Benzhydryl, 1-Naphthyl). Geeignete Basen sind organische Basen, wie Triethylamin, Pyridin und Diethylamin.
- Ein Fachmann wird leicht erkennen, dass es vorteilhaft sein kann, auch die Methylgruppe der Dimethylaminokomponente an der 3'-Stelle von Erythromycin-A mit Hilfe einer herkömmlichen N-Schutzgruppe zu substituieren. Exemplarische und bevorzugte N-Schutzgruppen sind Alkoxycarbonylgruppen (zum Beispiel eine Methoxycarbonylgruppe, eine Ethoxycarbonylgruppe, eine Isopropoxycarbonylgruppe, eine n-Propoxycarbonylgruppe, eine n-Butoxycarbonylgruppe, eine Isobutyloxycarbonylgruppe, eine sec-Butyloxycarbonylgruppe, eine t-Butyloxycarbonylgruppe, eine 2-Ethylhexyloxycarbonylgruppe, eine Cyclohexyloxycarbonylgruppe, eine Methyloxycarbonylgruppe); Alkoxyalkoxycarbonylgruppen (zum Beispiel eine Methoxymethoxycarbonylgruppe, eine Ethoxymethoxycarbonylgruppe, eine 2-Methoxyethoxycarbonylgruppe, eine 2-Ethoxyethylcarbonylgruppe, eine 2-Ethoxyethoxycarbonylgruppe, eine 2-Butoxyethoxycarbonylgruppe, eine 2-Methoxyethoxy-methoxycarbonylgruppe); Haloalkoxycarbonylgruppen (zum Beispiel eine 2-Chlorethoxycarbonylgruppe, eine 2-Chlorethoxycarbonylgruppe, eine 2,2,2-Trichlorethoxycarbonylgruppe); ungesättigte Alkoxycarbonylgruppen (zum Beispiel eine Allyloxycarbonylgruppe, eine Propargyloxycarbonylgruppe, eine 2-Butenoxycarbonylgruppe, eine 3-Methyl-2-butenoxycarbonylgruppe), substituierte Benzyloxycarbonylgruppen (zum Beispiel eine Benzyloxycarbonylgruppe, eine p-Methylbenzyloxycarbonylgruppe, eine p-Methoxybenzyloxycarbonylgruppe, eine p-Nitrobenzyloxycarbonylgruppe, eine 2,4-Initrobenzyloxycarbonylgruppe, eine 3,5-Dimethylbenzyloxycarbonylgruppe, eine p-Chlorbenzyloxycarbonylgruppe, eine p-Brombenzyloxycarbonylgruppe) und substituierte Phenoxycarbonylgruppen [zum Beispiel eine Phenoxyarbonylgruppe, eine p-Nitrophenoxycarbonylgruppe, eine o-Nitrophenoxycarbonylgruppe, eine 2,4-Dinitrophenoxycarbonylgruppe, eine p-Methylphenoxycarbonylgruppe, eine m-Methylphenoxycarbonylgruppe, eine o-Bromphenoxycarbonylgruppe, eine 3,5-Dimethylphenoxycarbonylgruppe, eine p-Chlorphenoxycarbonylgruppe, eine 2-Chlor-4-nitrophenoxycarbonylgruppe (U.S.-Patent Nummer 4,672,109)].
- Wie hier zuvor ausgeführt, können entweder die Oxim-Hydroxylgruppe oder die 2'- und 4''-Hydroxylgruppen als erste geschützt werden. Die Ausbeute und die Reinheit der Produktbildung wird jedoch erhöht, wenn die Oxim-Hydroxylgruppe nach den 2'- und 4''-Hydroxylgrupen geschützt wird.
- Das 2',4''-Disilyl-9-oximbenzoyl-Erythromycin-A oder 2'-geschützte 9-Benzoyl-Erythromycin-A wird dann an der 6-Hydroxylgruppe selektiv alkyliert. Verfahren und Reagenzien zur Alkylierung der 6-Hydroxylgruppe von Erythromycin-Derivaten sind im Fach gut bekannt (siehe zum Beispiel U.S.-Patent Nummern 4,672,109 und 4,670,549). Das geschützte 9-Oximbenzoyl-Erythromycin-A wird kurz mit einem geeigneten Alkylierungsmittel in Anwesenheit einer Base reagiert. Exemplarische und bevorzugte Alkylierungsmittel sind Alkylhalogenide oder Alkylsulfate. In einer bevorzugten Ausführungsform wird die 6-Hydroxylgruppe methyliert. Exemplarische und bevorzugte Methylierungsreagenzien sind Methylbromid, Methyljodid, Dimethylsulfat und Methyl-p-toluolsulfonat.
- Exemplarische und bevorzugte Basen sind eine starke Alkalimetallbase, vorzugsweise gewählt aus der Gruppe, die aus einem Alkalimetallhydrid, Alkalimetallhydroxid oder Alkalimetallalkoxid besteht, und eine schwache organische Aminbase, vorzugsweise gewählt aus der Gruppe, die aus Trimethylamin, Triethylamin, Tripropylamin, Pyridin, 2-Methoxypyridin, 1-Methylpyrrolidin, 1-Methylpiperidin und 1-Ethylpiperidin besteht. Erhöhte Reinheit der selektiven Methylierung wird festgestellt, wenn weniger als circa 1,5 Äquivalente der Base benutzt werden.
- Der Alkylierungsschritt wird in einem geeigneten Lösungsmittel durchgeführt. Exemplarische und bevorzugte Lösungsmittel sind polare aprotische Lösungsmittel, wie N,N-Dimethylformamid, Dimethylsulfoxid, N-Methyl-2-pyrrolidon, Hexamethylphosphorsäuretriamid, Tetrahydrofuran, 1,2-Dimethoxyethan, Acetonitrilmethyl-t-butyl oder Ethylacetat oder eine Mischung aus solchen polaren aprotischen Lösungsmitteln, die bei einer Reaktionstemperatur und für einen Zeitraum gehalten werden, die ausreichen, um eine Alkylierung zu bewirken, vorzugsweise von –15°C bis zur Raumtemperatur für eine Zeitdauer von 1 bis 8 Stunden.
- Die Herstellung von 6-O-Alkyl-Erythromycin A geht weiter mit der Entfernung der O-Schutzgruppen von den 2'- und 4''-Stellen und der Benzoylgruppe von der 9-Oximbenzoylgruppe und dann durch Deoximierung des 9-Oxims. Mittel zum Entfernen der O-Schutzgruppen an den 2'- und 4''-Stellen sind im Fach gut bekannt. Beispielsweise können die Silylgruppen entfernt werden durch Reaktion des silylierten Derivates mit einem alkoholischen Carbonat wie z. B. methanolischem Kaliumcarbonat. Ein Vorteil der Verwendung eines solchen Carbonates ist, dass die Benzoylschutzgruppe gleichzeitig aus der 9-Oximbenzoylgruppe entfernt wird. Wie im Fach bekannt, kann Entfernung der Silylgruppe auch erreicht werden durch Verwendung von (a) t-Bu4NF in THF, (b) HOAc/THF/H2O, (c) Zitronensäure/MeOH, (d) Dowex Harz/MeOH, K2CO3/MeOH, (e) n-Bu4NCl/KF oder (f) HF/CH3CN.
- Ein letzter Schritt bei der Herstellung von 6-O-Alkyl-Erythromycin-A ist die Deoximierung. Deoximierung wird durchgeführt in Übereinstimmung mit Standardverfahren, die im Fach bekannt sind (siehe zum Beispiel U.S.-Patent Nummer 4,672,109). Das 9-Oxim-Derivat wird kurz mit Natriumhydrogensulfit in Alkohol (zum Beispiel Ethanol) zur Reaktion gebracht und unter Rückfluss gekocht. Die Lösung wird gekühlt, alkalisiert und mit wässerigem Natriumbicarbonat gefällt. Der in der obigen Reaktion gebildete Niederschlag wird durch Filtrieren gesammelt, gewaschen und mit Alkohol umkristallisiert.
- Eine detaillierte Beschreibung der Synthese des 6-O-Methyl-Erythromycin A unter Verwendung eines Verfahrens der vorliegenden Erfindung wird im Folgenden in den Beispielen gegeben. Eine schematische Abbildung von zwei Ausführungsformen eines Synthese-Schemas in Übereinstimmung mit der vorliegenden Erfindung ist unten in Schema 1 enthalten.
- Schema 1
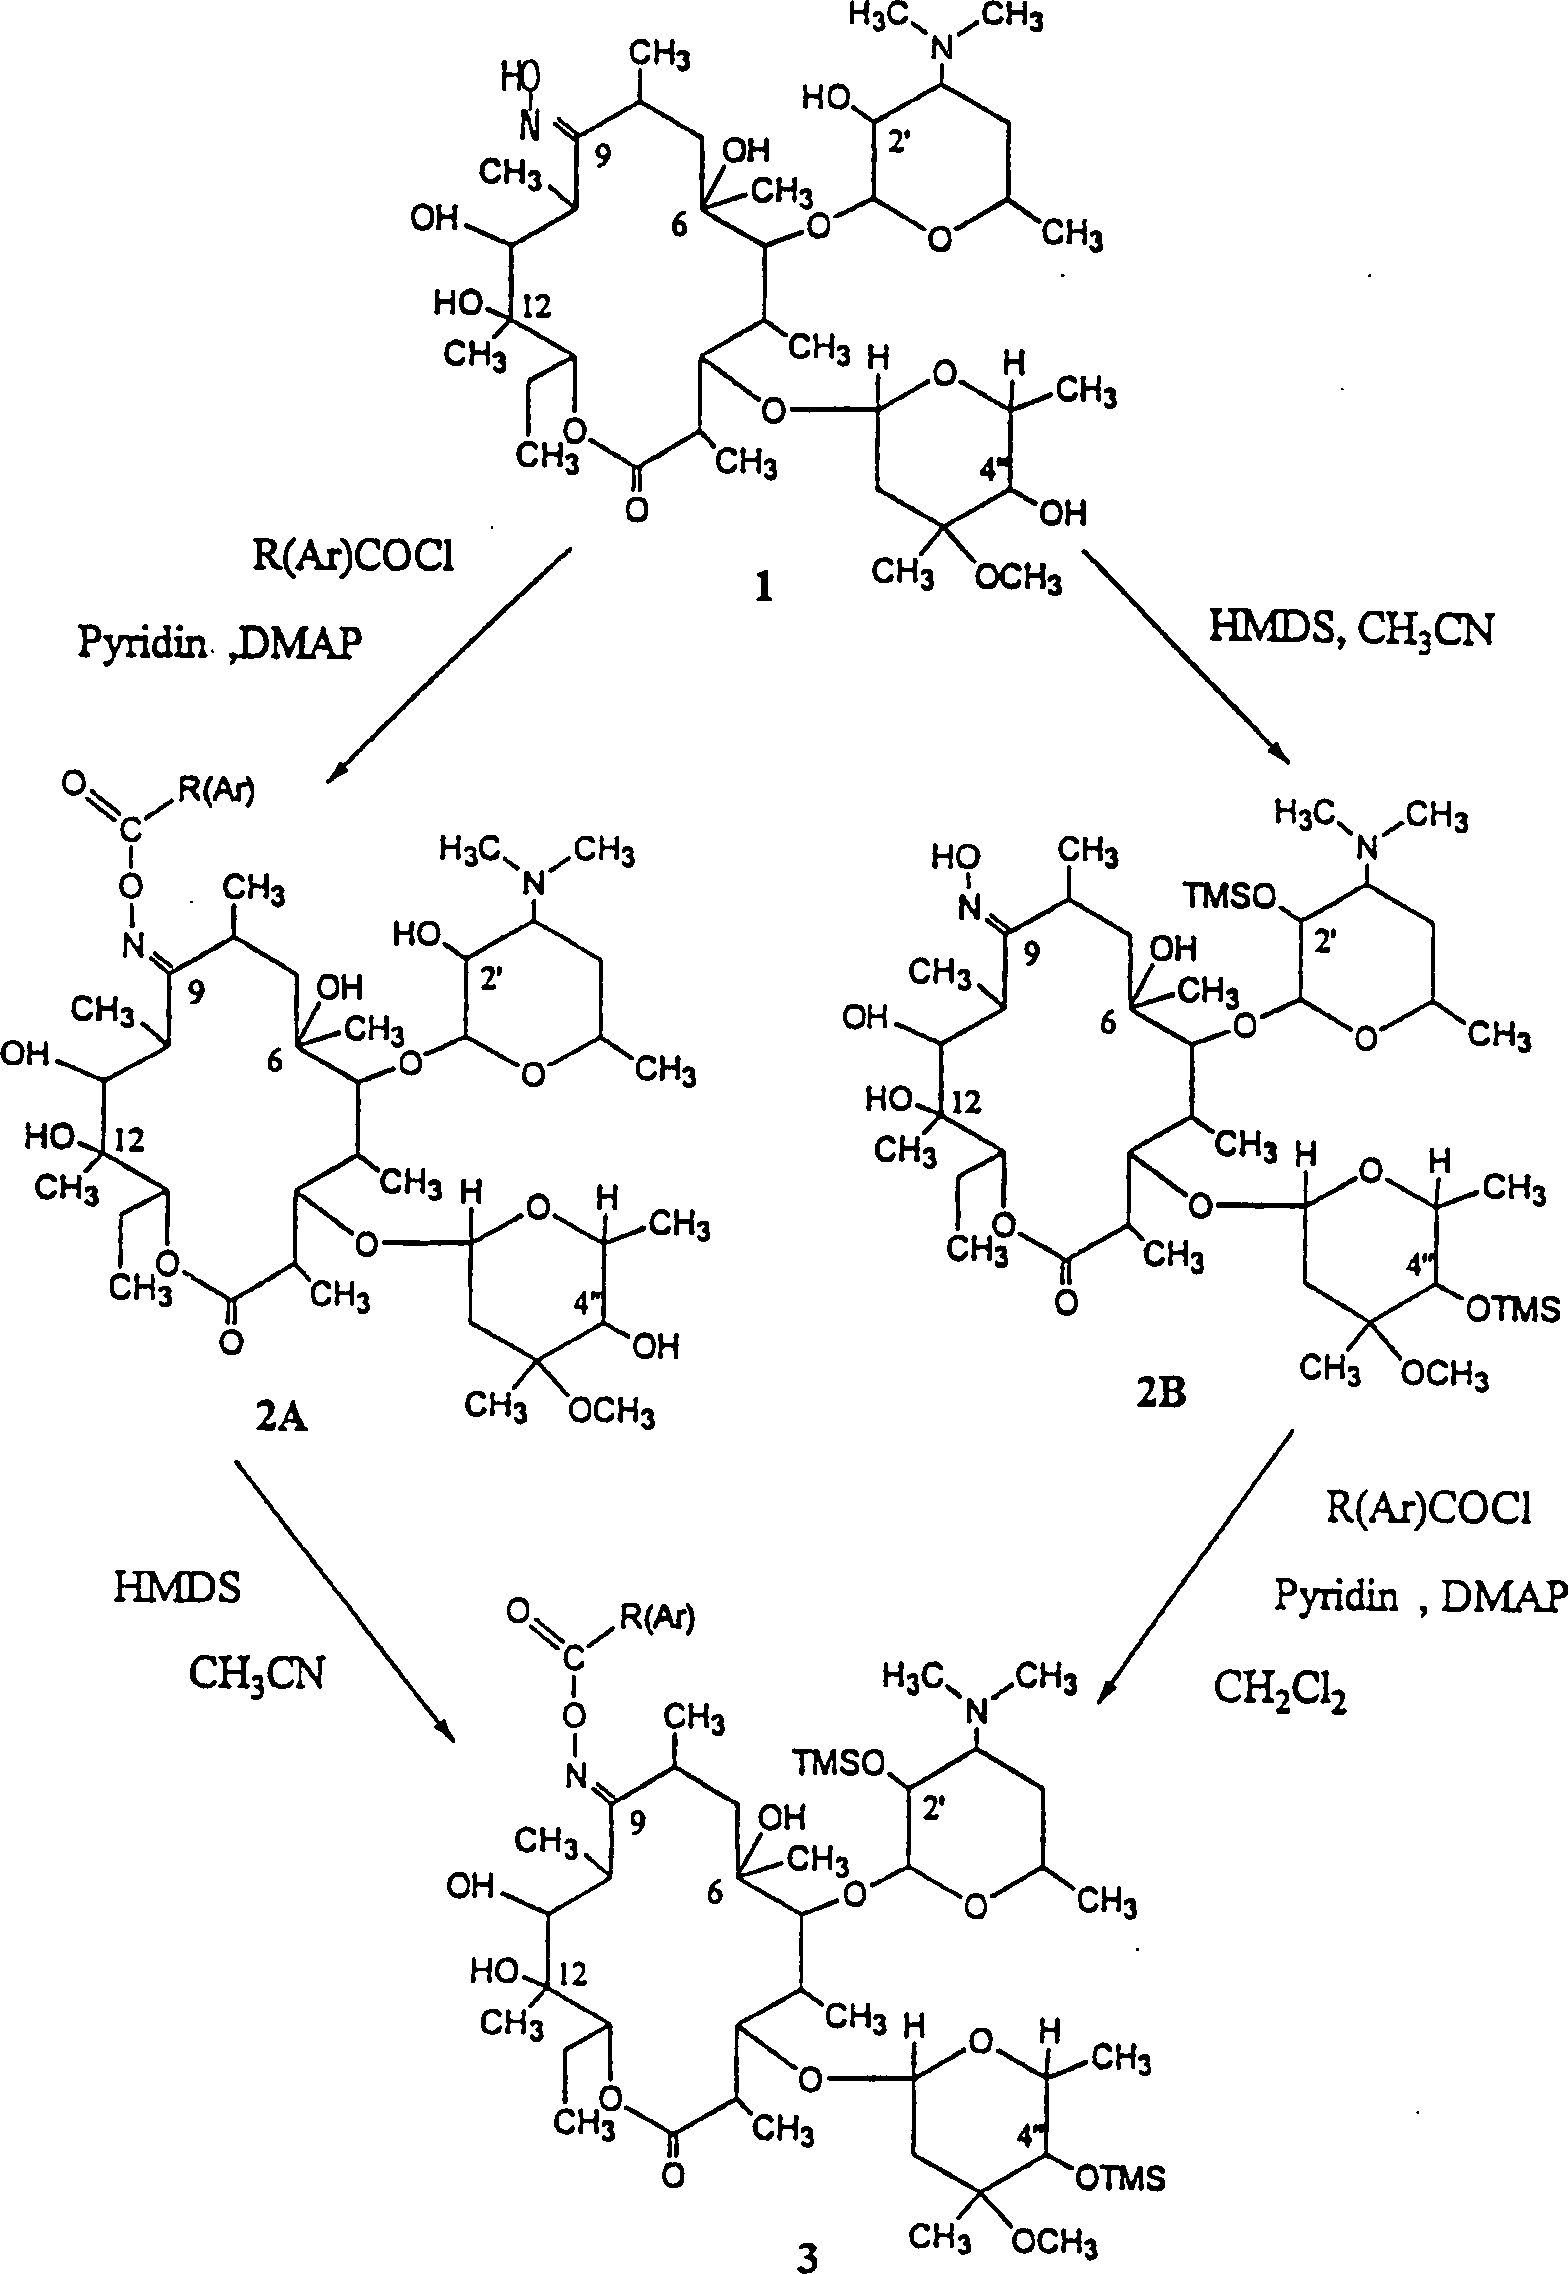
- In Bezug auf Schema 1 wird das 9-Oxim-Erythromycin-A (Verbindung 1) mit entweder einem Benzoylierungs-Reagens [RCOCl] in Anwesenheit von Pyridin und DMAP oder mit HMDS in Acetonitril zur Reaktion gebracht, um jeweils Verbindung 2A (das Oxim-geschützte Derivat) oder Verbindung 2B (das 2',4''-geschützte Derivat) zu bilden.
- Verbindung 2A wird dann mit HMDS in Acetonitril zur Reaktion gebracht, um Verbindung 3 zu bilden. Alternativ wird die Verbindung 2B mit dem Benzylierungs-Reagens [RCOCl] in Pyridin und DMAP zur Reaktion gebracht, um Verbindung 3 zu bilden.
- Verbindung 3 wird dann methyliert, entschützt und desoximiert, um 6-O-Methyl-Erythromycin-A zu liefern.
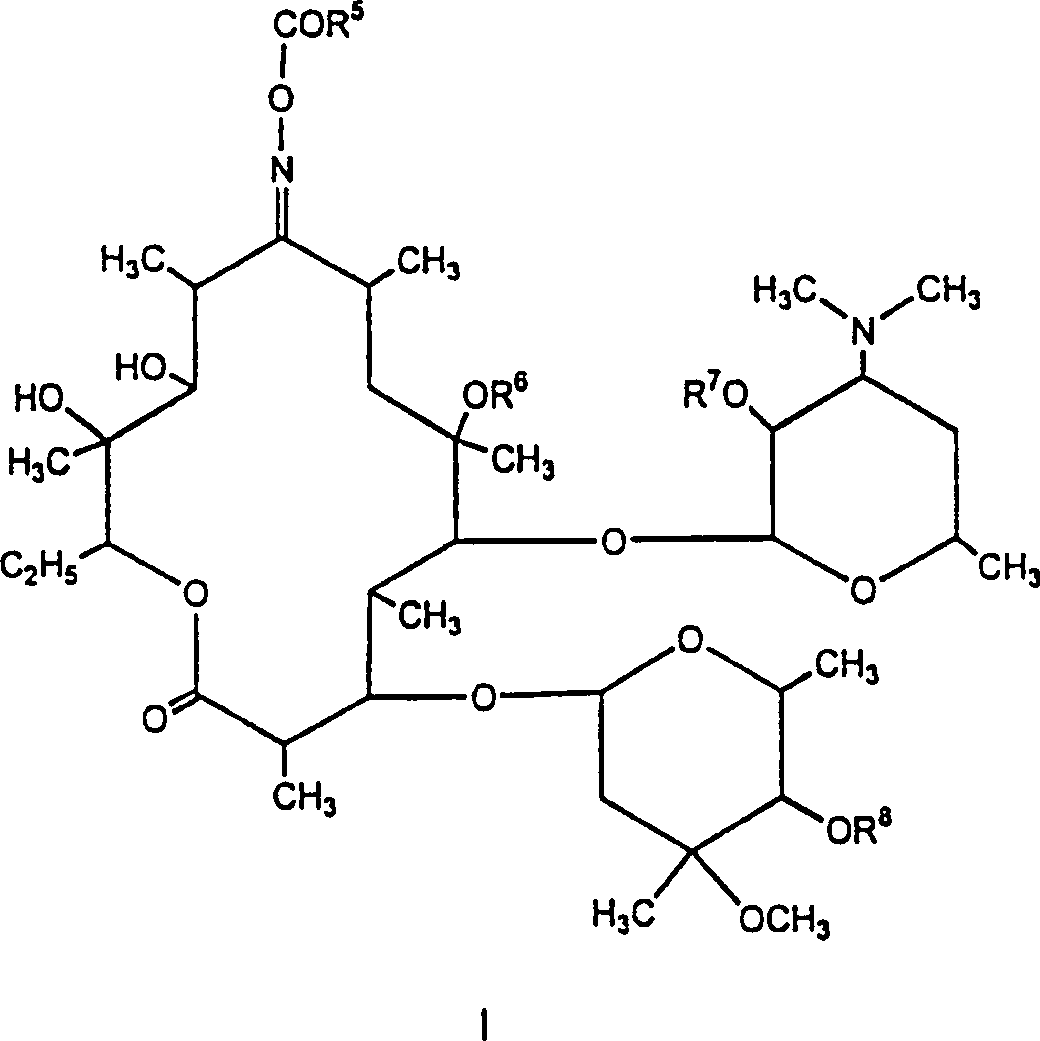
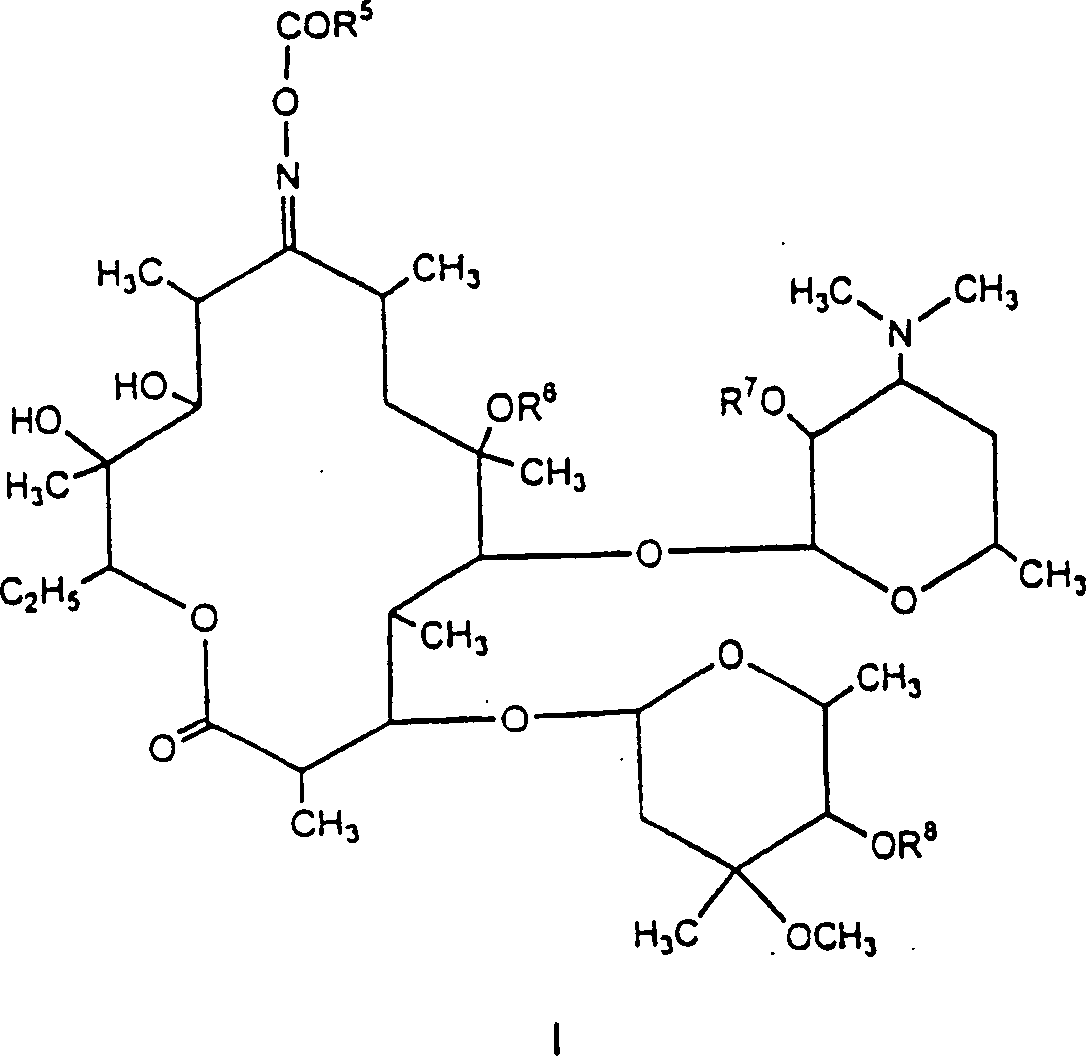
- In einem anderen Aspekt liefert die vorliegende Erfindung bestimmte Zwischenprodukte, die während des Vorganges dieser Erfindung gebildet wurden. Solche Zwischenprodukte entsprechen der Struktur I, wie sie unten zu sehen ist,worin R5 ein disubstituiertes Benzen ist, R6 ein Wasserstoff oder ein Alkyl ist und R7 und R8 jeweils unabhängig voneinander Wasserstoff, Trimethylsilyl oder eine O-Schutzgruppe sind. In einer bevorzugten Ausführungsform ist R6 Methyl und sowohl R7 als auch R8 sind Trimethylsilyl. In einer anderen Ausführungsform ist R7 eine O-Schutzgruppe und R8 ist Wasserstoff. Exemplarische und O-Schutzgruppen sind wie oben festgelegt. In einer bevorzugten Ausführungsform ist R5 2,6-Dichlorbenzen, 2,6-Dibrombenzen, 2,6-Dijodbenzen, 2,6-Dimethoxybenzen, 2,6-Diethoxybenzen, 2,4-Dichlorbenzen, 2,4-Dibrombenzen, 2,4-Dijodbenzen, 2,4-Dimethoxybenzen oder 2,4-Diethoxybenzen.
- Die folgenden Beispiele stellen bevorzugte Ausführungsformen der vorliegenden Erfindung dar und sind in keiner Weise einschränkend für die Patentbeschreibung und die Ansprüche.
- Beispiel 1: 2',4''-Bistrimethylsilyl-9-oxim-Erythromycin-A
- 9-Oxim-Erythromycin-A (7,5 g) wurde in 70 ml Acetonitril und Hexamethyldisilazan (4,8 g) suspendiert. Das Gemisch wurde bei Raumtemperatur 16 Stunden gerührt. Das Gemisch wurde konzentriert, bis die Kristallisation begann. Das Gemisch wurde zusätzlich 30 Minuten gerührt und gefiltert, um 6,8 g des Titelproduktes als weißen kristallinen Feststoff zu liefern.
13C NMR (CDCl3) δ 0.8 (-SiMe3), 0.9 (-SiMe3), 40.9 (-N(CH3)2), 49.7 (3''-OCH3), 170.6 (C=O), 176.1 (C=N) MS (CIMS): 892 (MH+). - Beispiel 2: 2',4''-Bistrimethylsilyl-9-[O-(2,6-dichlorbenzoyl)oxim]-Erythromycin-A
- Einer Lösung des Produktes aus Beispiel 1 (25 g) in CH2Cl2 (125 ml) und Triethylamin (10 ml) wurden Dimethylaminopyridin (200 mg) und 2,6-Dichlorbenzoylchlorid (8 g) hinzugefügt. Da Gemisch wurde bei Raumtemperatur 5 Stunden gerührt. Wasser (100 ml) wurde hinzugefügt und das Gemisch wurde mit Methyl-t-butylether verdünnt. Die wässerige Phase wurde entfernt und die organische Phase wurde mit einer verdünnten NaOH-Lösung, gefolgt von einer gesättigten NaCl-Lösung, gewaschen. Die organische Schicht wurde getrocknet (MgSO4) und verdampft, bis zur Trockenheit. Der Rückstand wurde in 25%igem Ethylacetat/Heptan gelöst und auf einen kleinen Silikagelfilter geladen. Elution mit 10% Ethylacetat/Heptan mit 1% Triethylamin ergab Fraktionen, die das reine Produkt enthielten. Die Fraktionen wurden vereinigt und verdampft, um 11,4 g des Titelproduktes als weißen Feststoff zu liefern.
13C NMR (CDCl3) δ 0.8 (2X-SiMe3), 40.8 (-N(CH3)2), 49.5 (3''-OCH3), 163.0 (C=O), 176.0 (C=O), and 179.6 (C=N). MS (CIMS): 1065 (MH+). - Beispiel 3: 2',4''-Bistrimethylsilyl-9-[O-2,6-(dimethoxybenzoyl)oxim]-Erythromycin-A
- Einer Lösung von 2',6''-Bistrimethylsilyl-9-oxim-Erythromycin-A aus Beispiel 1 (10 g) in CH2Cl2 (50 ml) und Pyridin (5 ml) wurden Dimethylaminopyridin (200 mg) und 2,6-Dimethoxybenzoylchlorid (3,0 g) hinzugefügt. Das Gemisch wurde bei Raumtemperatur für 1 Stunde gerührt. Methylenchlorid wurde unter Vakuum entfernt und der Rückstand wurde in Methyl-t-butylether (200 ml) gelöst. Es wurde Wasser (100 ml) hinzugefügt und der pH der Lösung wurde mit 50%-igem wässerigem NaOH auf 13 eingestellt. Die organische Schicht wurde abgetrennt, mit Wasser gewaschen (3 × 150 ml), getrocknet (MgSO4) und verdampft bis zur Trockenheit, um die Titelverbindung (10,5 g) als weißen Feststoff zu liefern.
13C NMR (CDCl3) δ 0.7 and 0.8 (2X-SiMe3), 40.8 (-N(CH3)2), 49.5 (3''-OCH3), 55.4 and 55.9 (2X-OCH3), 164.3 (C=O), 175.8 (C=O), and 178.2 (C=N). MS (CIMS): 1057 (MH+). - Beispiel 4: 2',4''-Bistrimethylsilyl-9-[O-(2,6-dichlorbenzoyl)oxim]-6-O-methyl-Erythromycin-A
- Eine Lösung von 2',4''-Bistrimethylsilyl-9-[O-(2,6-dichlorbenzoyl)oxim-Erythromycin-A aus Beispiel 2 (1,0 g) in Dimethylsulfoxid (5 ml) und Tetrahydrouran (5 ml) wurde auf 7°C abgekühlt. Diesem Gemisch wurden Methyljodid (0,15 ml) und 85% Kaliumhydroxidpulver (120 mg) hinzugefügt. Das Gemisch wurde bei 5°C–15°C für 1,5 Stunden gerührt. Dem entstandenen Gemisch wurden eine 40%-ige wässerige Methylaminlösung (1 ml) und Wasser (10 ml) hinzugefügt. Das Gemisch wurde extrahiert mit Methyl-t-butylether (2 × 50 ml). Die organische Phase wurde mit Wasser (2 × 30 ml) gewaschen und getrocknet (MgSO4). Das Lösungsmittel wurde in vacuo zur Trockenheit verdampft, um die Titelverbindung (850 mg) als weißen Feststoff zu liefern. Das rohe Titelprodukt wurde durch Silikagel-Säulenchromatographie unter Verwendung von Heptan/Ethylacetat/Triethylamin (6/4/0,5) gereinigt. MS: (MH+).
13C NMR (CDCl3) δ 0.8 and 0.9 (2X-SiMe3), 40.8 (-N(CH3)2), 49.5 (3''-OCH3), 51.0 (6-OMe), 164.5 (C=O), 175.6 (C=O), and 179.5 (C=N). MS (CIMS): 1117 (MK+). - Beispiel 5: 2',4''-Bistrimethylsilyl-9-[O-(2,6-dimethoxybenzoyl)oxim]-6-O-methyl-Erythromycin A
- Eine Lösung von 2',4''-Bistrimethylsilyl-9-[O-(2,6-dimethoxybenzoyl)oxim-Erythromycin A aus Beispiel 3 (3,0 g) in Dimethylsulfoxid (15 ml) und Tetrahydrofuran (15 ml) wurde auf 7°C abgekühlt. Diesem Gemisch wurde eine 2 M-Lösung von Methylbromid in t-Butyl-methylether (15 ml) und 85% Kaliumhydroxidpulver (350 mg) hinzugefügt. Das Gemisch wurde bei 5°C–7°C für 4,5 Stunden gerührt. Dem entstandenen Gemisch wurden 40%-ige wässerige Methylaminlösung (2 ml) und Wasser (120 ml) hinzugefügt. Das Gemisch wurde mit Methyl-t-butylether (2 × 150 ml) extrahiert. Die organische Schicht wurde mit Wasser (3 × 100 ml) gewaschen und getrocknet (MgSO4). Das Lösungsmittel wurde in vacuo bis zur Trockenheit verdampft, um die Titelverbindung (2,3 g) als weißen Feststoff zu liefern.
13C NMR (CDCl3) δ 0.8 and 1.0 (2X-SiMe3), 40.9 (-N(CH3)2), 49.6 (3''-OCH3), 50.3 (6-OMe), 55.6 (2X-OCH3), 157.3 (C=O), 175.6 (C=O), and 176.0 (C=N). - Beispiele 6 und 7: 6-O-Methyl-9-oxim-Erythromycin A
- Einer Lösung von 2',4''-Bistrimethylsilyl-9-[O-(2,6-dichlorbenzoyl)-oxim]-6-O-Methylerythromycin A aus Beispiel 4 (250 mg) in MeOH (8 ml) wurde eine Lösung aus Kaliumcarbonat (200 mg) in Wasser (1 ml) hinzugefügt. Das Gemisch wurde für 21 Stunden auf 45°C–50°C erhitzt. Die Lösung wurde auf Raumtemperatur gekühlt und das kristalline feste 6-O-Methylerythromycin A (35 mg) wurde filtriert. Die Mutterlauge wurde konzentriert, um zusätzliches (65 mg) Produkt zu liefern, wie durch NMR ermittelt. (Siehe untere Tabelle).
- Einer Lösung von A 2',4''-Bistrimethylsilyl-9-[O-(2,6-dimethoxybenzoyl)-oxim]-6-O-Methylerythromycin A aus Beispiel 5 (2 g) in MeOH (2 5 ml) wurde eine Lösung aus Kaliumcarbonat (1 g) in Wasser (2 ml) hinzugefügt. Das Gemisch wurde bei 55°C für 62 Stunden erhitzt. Die Lösung wurde auf Raumtemperatur abgekühlt und feste organische Unreinheiten wurden durch Filtrieren entfernt. Das Filtrat wurde verdampft, um 6-O-Methyl-9-oxim-Erythromycin A zu liefern, wie durch NMR ermittelt (siehe untere Tabelle).
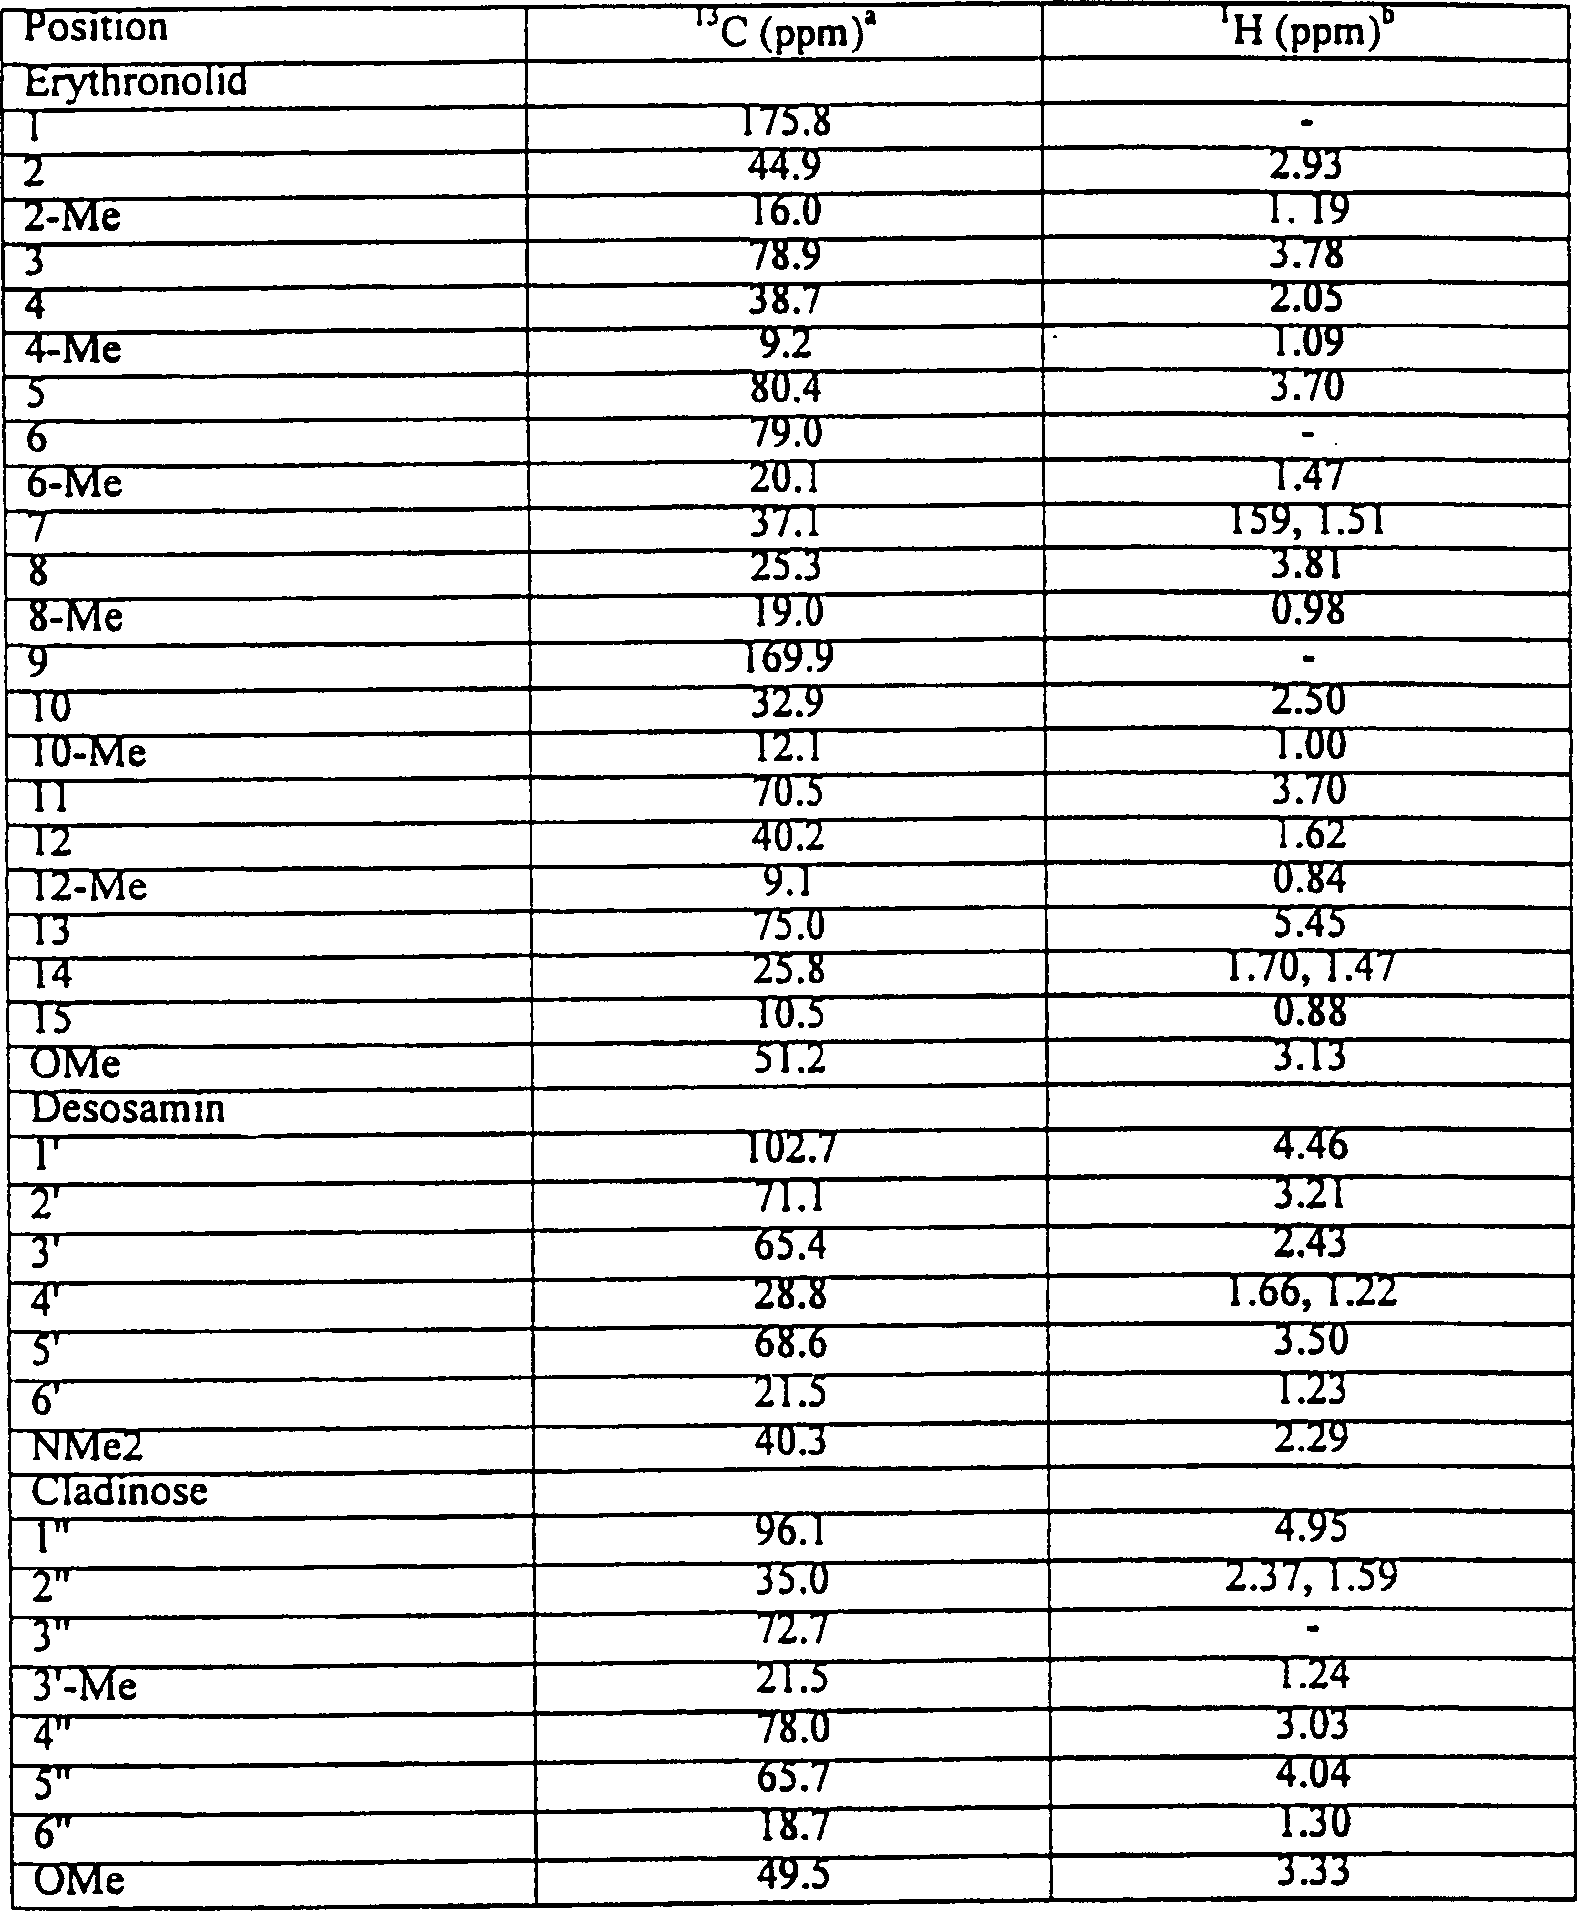
- 1H und 13C NMR-Zuordnungen für 6-O-Methyl-9-oxim-Erythromycin A
Claims (14)
- Ein Verfahren zur Herstellung von 6-O-Methyl-Erythromycin A, das folgende Schritte umfasst: a) Benzoylieren von 9-Oxim-Erythromycin A zur Bildung eines 9-Oximbenzoyl-Erythromycin A-Derivats; b) Schützen der 2'-Hydroxylgruppe des 9-Oximbenzoyl-Erythromycin A-Derivats zur Bildung eines 2'-geschützten-9-Oximbenzoyl-Erythromycin A-Derivats; c) Methylieren des 2'-geschützten-9-Oximbenzoyl-Erythromycin A-Derivats zur Bildung eines 2'-geschützten-6-O-Methyl-9-Oximbenzoyl-Erythromycin A-Derivats; d) Entfernen der Benzoyl- und O-Schutzgruppen von dem 2'-geschützten-6-O-Methyl-9-Oximbenzoyl-Erythromycin A-Derivat zur Bildung von 6-O-Methyl-9-Oxim-Erythromycin A; und e) Desoximieren des 6-O-Methyl-9-Oxim-Erythromycins A zur Bildung von 6-O-Methyl-Erythromycin A.
- Das Verfahren von Anspruch 1, worin das 9-Oxim-Erythromycin A mit einem benzoylierenden Reagens der Formel RCOX zur Reaktion gebracht wird, worin X Halogenid und R ein disubstituiertes Benzen ist.
- Das Verfahren von Anspruch 2, worin R 2,6-Dichlorbenzol, 2,6-Dibrombenzol, 2,6-Diiodbenzol, 2,6-Dimethoxybenzol oder 2,6-Diethoxybenzol ist.
- Das Verfahren von Anspruch 1, das weiterhin den Schritt O-Schützen der 4''-Hydroxylgruppe des 9-Oximbenzoyl-Erythromycin A-Derivats vor Schritt (c) umfaßt.
- Das Verfahren von Anspruch 4, worin das 9-Oximbenzoyl-Erythromycin A-Derivat mit einem silylierenden Reagens der Formelzur Reaktion gebracht wird, worin X Halogenid ist und R1, R2 und R3 jeweils unabhängig Wasserstoff, Alkyl enthaltend 1–6 Kohlenstoffatome, Aryl, Phenyl, Phenyl-substituiertes Alkyl enthaltend 1–6 Kohlenstoffatome, Cycloalkyl oder Alkenyl sind.

- Das Verfahren von Anspruch 5, worin sowohl R1 als auch R2 und R3 Methyl sind.
- Das Verfahren von Anspruch 4, worin das 9-Oximbenzoyl-Erythromycin A-Derivat mit Hexamethyldisilazan zur Reaktion gebracht wird.
- Das Verfahren von Anspruch 1, worin das 2'-geschützte-9-Oximbenzoyl-Erythromycin A-Derivat mit einem Methylhalogenid oder Methylsulfat in der Anwesenheit einer Base zur Reaktion gebracht wird.
- Das Verfahren von Anspruch 8, worin das Methylhalogenid Methylbromid oder Methyliodid und das Methylsulfat Dimethylsulfat oder Methyl-p-Toluensulfonat ist.
- Das Verfahren von Anspruch 1, worin das 2'-geschützte-6-O-Methyl-9-Oximbenzoyl-Erythromycin A-Derivat mit wässrigem methanolischen Kaliumcarbonat zur Reaktion gebracht wird.
- Eine Verbindung der Struktur I, unten,worin R5 ein disubstituiertes Benzen ist, R6 Wasserstoff oder Alkyl ist, und R7 und R8 jeweils unabhängig Wasserstoff, Trimethylsilyl oder eine O-Schutzgruppe sind.
- Die Verbindung von Anspruch 11, worin R6 Methyl ist.
- Die Verbindung von Anspruch 11, worin R5 2,6-Dichlorbenzol, 2,6-Dibrombenzol, 2,6-Diiodbenzol, 2,6-Dimethoxybenzol oder 2,6-Diethoxybenzol ist.
- Die Verbindung von Anspruch 11, worin sowohl R7 als auch R8 Trimethylsilyl sind.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US08/972,155 US5852180A (en) | 1997-11-17 | 1997-11-17 | Chemical synthesis of 6-O-alkyl erythromycin A |
| US972155 | 1997-11-17 | ||
| PCT/US1998/024539 WO1999025723A1 (en) | 1997-11-17 | 1998-11-17 | Chemical synthesis of 6-o-alkyl erythromycin a |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE69822871D1 DE69822871D1 (en) | 2004-05-06 |
| DE69822871T2 true DE69822871T2 (de) | 2005-03-03 |
Family
ID=25519256
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE69822871T Expired - Fee Related DE69822871T2 (de) | 1997-11-17 | 1998-11-17 | Chemische synthese von 6-o-alkyl erythromycin a |
Country Status (13)
| Country | Link |
|---|---|
| US (1) | US5852180A (de) |
| EP (1) | EP1032581B1 (de) |
| JP (1) | JP2001523685A (de) |
| KR (1) | KR100565025B1 (de) |
| AT (1) | ATE263181T1 (de) |
| AU (1) | AU1416699A (de) |
| CA (2) | CA2628019A1 (de) |
| DE (1) | DE69822871T2 (de) |
| DK (1) | DK1032581T3 (de) |
| ES (1) | ES2221225T3 (de) |
| IL (2) | IL135517A0 (de) |
| PT (1) | PT1032581E (de) |
| WO (1) | WO1999025723A1 (de) |
Families Citing this family (23)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6437106B1 (en) | 1999-06-24 | 2002-08-20 | Abbott Laboratories | Process for preparing 6-o-substituted erythromycin derivatives |
| GB9915745D0 (en) * | 1999-07-06 | 1999-09-08 | Biochemie Sa | Organic compounds |
| PT1254146E (pt) * | 1999-12-16 | 2005-10-31 | Teva Pharma | Processos de preparacao de polimeros de claritromicina e novo polimorfo iv |
| PL356645A1 (en) * | 2000-01-11 | 2004-06-28 | Teva Pharmaceutical Industries Ltd. | Processes for preparing clarithromycin polymorphs |
| US6544555B2 (en) | 2000-02-24 | 2003-04-08 | Advancis Pharmaceutical Corp. | Antibiotic product, use and formulation thereof |
| US6565882B2 (en) | 2000-02-24 | 2003-05-20 | Advancis Pharmaceutical Corp | Antibiotic composition with inhibitor |
| AU2578701A (en) | 2000-02-29 | 2001-09-12 | Teva Pharma | Processes for preparing clarithromycin and clarithromycin intermediate, essentially oxime-free clarithromycin, and pharmaceutical composition comprising the same |
| US20020068078A1 (en) | 2000-10-13 | 2002-06-06 | Rudnic Edward M. | Antifungal product, use and formulation thereof |
| US6541014B2 (en) | 2000-10-13 | 2003-04-01 | Advancis Pharmaceutical Corp. | Antiviral product, use and formulation thereof |
| US6455680B1 (en) * | 2000-12-21 | 2002-09-24 | Abbott Laboratories | Methods utilizing aryl thioimines in synthesis of erythromycin derivatives |
| EP1648415A4 (de) | 2003-07-21 | 2011-11-16 | Middlebrook Pharmaceuticals Inc | Antibiotisches produkt, seine verwendung und formulierung |
| EP1648418A4 (de) | 2003-07-21 | 2011-11-16 | Middlebrook Pharmaceuticals Inc | Antibiotisches produkt, seine verwendung und formulierung |
| CA2533292C (en) | 2003-07-21 | 2013-12-31 | Advancis Pharmaceutical Corporation | Antibiotic product, use and formulation thereof |
| WO2005016311A1 (en) | 2003-08-11 | 2005-02-24 | Advancis Pharmaceutical Corporation | Robust pellet |
| CA2535398C (en) | 2003-08-12 | 2013-11-12 | Advancis Pharmaceuticals Corporation | Antibiotic product, use and formulation thereof |
| EP1658034A4 (de) | 2003-08-29 | 2011-06-22 | Middlebrook Pharmaceuticals Inc | Antibiotisches produkt, seine verwendung und formulierung |
| WO2005027877A1 (en) | 2003-09-15 | 2005-03-31 | Advancis Pharmaceutical Corporation | Antibiotic product, use and formulation thereof |
| US8715727B2 (en) | 2004-07-02 | 2014-05-06 | Shionogi Inc. | Tablet for pulsed delivery |
| US8778924B2 (en) | 2006-12-04 | 2014-07-15 | Shionogi Inc. | Modified release amoxicillin products |
| US8357394B2 (en) | 2005-12-08 | 2013-01-22 | Shionogi Inc. | Compositions and methods for improved efficacy of penicillin-type antibiotics |
| US7595300B2 (en) | 2005-12-13 | 2009-09-29 | Kosan Biosciences Incorporated | 7-quinolyl ketolide antibacterial agents |
| US8299052B2 (en) | 2006-05-05 | 2012-10-30 | Shionogi Inc. | Pharmaceutical compositions and methods for improved bacterial eradication |
| US20090054634A1 (en) * | 2007-08-09 | 2009-02-26 | Vinod Kumar Kansal | Process for the preparation of clarithromycin |
Family Cites Families (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB1221088A (en) * | 1967-08-03 | 1971-02-03 | Pliva Pharm & Chem Works | Improvements in or relating to erythromycin oxime acyl derivatives |
| US3869444A (en) * | 1972-10-10 | 1975-03-04 | Abbott Lab | Esters of erythromycin oxime |
| ES434842A1 (es) * | 1975-02-19 | 1976-12-01 | Andreu Sa Dr | Procedimiento para la preparacion de esteres de la oxima deeritromicina. |
| US4331803A (en) * | 1980-06-04 | 1982-05-25 | Taisho Pharmaceutical Co., Ltd. | Novel erythromycin compounds |
| JPS60214796A (ja) * | 1984-04-06 | 1985-10-28 | Taisho Pharmaceut Co Ltd | 6−0−メチルエリスロマイシン類の製法 |
| JPS61103890A (ja) * | 1984-10-26 | 1986-05-22 | Taisho Pharmaceut Co Ltd | 6−0−メチルエリスロマイシンa誘導体 |
| US4670549A (en) * | 1985-03-18 | 1987-06-02 | Taisho Pharmaceutical Co., Ltd. | Method for selective methylation of erythromycin a derivatives |
| JPS61229895A (ja) * | 1985-04-03 | 1986-10-14 | Nippon Zeon Co Ltd | 保護化デス−n−メチルエリスロマイシン誘導体 |
| DE3782994T2 (de) * | 1986-09-18 | 1993-04-08 | Taisho Pharma Co Ltd | Erythromycin-a-derivate und verfahren zu ihrer herstellung. |
| KR960000434B1 (ko) * | 1986-12-17 | 1996-01-06 | 다이쇼 세이야꾸 가부시끼가이샤 | 에리스로마이신 a유도체 및 그의 제조 방법 |
| JP2751385B2 (ja) * | 1988-05-19 | 1998-05-18 | 大正製薬株式会社 | エリスロマイシンaオキシム及びその塩の製造方法 |
-
1997
- 1997-11-17 US US08/972,155 patent/US5852180A/en not_active Expired - Lifetime
-
1998
- 1998-11-17 CA CA002628019A patent/CA2628019A1/en not_active Abandoned
- 1998-11-17 IL IL13551798A patent/IL135517A0/xx active IP Right Grant
- 1998-11-17 ES ES98958048T patent/ES2221225T3/es not_active Expired - Lifetime
- 1998-11-17 DK DK98958048T patent/DK1032581T3/da active
- 1998-11-17 KR KR1020007005327A patent/KR100565025B1/ko not_active Expired - Fee Related
- 1998-11-17 WO PCT/US1998/024539 patent/WO1999025723A1/en not_active Ceased
- 1998-11-17 AU AU14166/99A patent/AU1416699A/en not_active Abandoned
- 1998-11-17 JP JP2000521103A patent/JP2001523685A/ja active Pending
- 1998-11-17 EP EP98958048A patent/EP1032581B1/de not_active Expired - Lifetime
- 1998-11-17 DE DE69822871T patent/DE69822871T2/de not_active Expired - Fee Related
- 1998-11-17 CA CA002309256A patent/CA2309256C/en not_active Expired - Fee Related
- 1998-11-17 AT AT98958048T patent/ATE263181T1/de not_active IP Right Cessation
- 1998-11-17 PT PT98958048T patent/PT1032581E/pt unknown
-
2000
- 2000-04-06 IL IL135517A patent/IL135517A/en not_active IP Right Cessation
Also Published As
| Publication number | Publication date |
|---|---|
| IL135517A (en) | 2008-06-05 |
| KR20010032140A (ko) | 2001-04-16 |
| CA2628019A1 (en) | 1999-05-27 |
| WO1999025723A1 (en) | 1999-05-27 |
| KR100565025B1 (ko) | 2006-03-30 |
| EP1032581A1 (de) | 2000-09-06 |
| CA2309256C (en) | 2008-05-20 |
| US5852180A (en) | 1998-12-22 |
| PT1032581E (pt) | 2004-08-31 |
| JP2001523685A (ja) | 2001-11-27 |
| EP1032581B1 (de) | 2004-03-31 |
| IL135517A0 (en) | 2001-05-20 |
| CA2309256A1 (en) | 1999-05-27 |
| ATE263181T1 (de) | 2004-04-15 |
| DE69822871D1 (en) | 2004-05-06 |
| DK1032581T3 (da) | 2004-08-02 |
| AU1416699A (en) | 1999-06-07 |
| ES2221225T3 (es) | 2004-12-16 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE69717613T2 (de) | 2'-geschützter 3'-dimethylamin, 9-etheroxim erythromycin a derivate | |
| DE69811120T2 (de) | 6-o-alkyl erythronolid-b derivate | |
| DE69818977T2 (de) | 3'-n-oxid,3'-n-dimethylamin,9-oxime erythromycin a derivate | |
| US5852180A (en) | Chemical synthesis of 6-O-alkyl erythromycin A | |
| DE60019976T2 (de) | Verfahren zur herstellung von 6-o-alkenyl-subsitutierten erythromycin-derivativen | |
| SU1468426A3 (ru) | Способ получени 9-оксима 6-О-метилэритромицина А | |
| FI77250B (fi) | Foerfarande foer selektiv metylation av derivat av erytromycin a. | |
| DE69627381T2 (de) | Vefahren zur herstellung von erythrmycinderivate | |
| DE3033032C2 (de) | ||
| DE60122791T2 (de) | Verfahren zur Herstellung von Clarythromycin mit nicht pharmazeutischer Qualität | |
| US5837829A (en) | 9-oximesilyl erythromycin a derivatives | |
| DE3129112C2 (de) | ||
| DE69825785T2 (de) | Verfahren zur herstellung von 6-o-methylerythromycin a unter verwendung von 9-hydroxyerythromycinderativen | |
| CH622529A5 (en) | Process for the preparation of anthracycline glycosides and optically active anthracyclinones | |
| DE69905935T2 (de) | Zwischenprodukte und verfahren um aus diesen ein makrolid-antibiotium herzustellen | |
| DE2633600A1 (de) | Verfahren zur desoxydation von sekundaeren alkoholen | |
| DE60205377T2 (de) | Verfahren zur arylierung von funktionalisierten o-allyl erythromycin derivaten | |
| DE3888529T2 (de) | Tylosinderivate und Verfahren zu ihrer Herstellung. | |
| DE602004003054T2 (de) | Neue 3-decladinosyl-9a-n-carbamoyl- und 9a-n-thiocarbamoylderivate von 9-deoxo-9-dihydro-9a-aza-9a-homoerythromycin a | |
| US4914192A (en) | Mycaminosyl tylonolide derivatives | |
| DE3209674A1 (de) | Deoxydesmycosin | |
| DE3606394A1 (de) | Neue ribonucleoside, verfahren zu deren herstellung und deren verwendung | |
| EP1444244B1 (de) | Verfahren zur herstellung von desclarithromycin, sowie zwischenprodukte | |
| DE3787471T2 (de) | 4"-Desoxy-3"-demethoxy-3"-methylen-desmycosin-Derivate. | |
| MXPA00004840A (en) | Chemical synthesis of 6-o-alkyl erythromycin a |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8339 | Ceased/non-payment of the annual fee |