EP0000452A1 - Dérivés d'oxadiazole-1,2,4, leur préparation et leur application en thérapeutique. - Google Patents
Dérivés d'oxadiazole-1,2,4, leur préparation et leur application en thérapeutique. Download PDFInfo
- Publication number
- EP0000452A1 EP0000452A1 EP78400026A EP78400026A EP0000452A1 EP 0000452 A1 EP0000452 A1 EP 0000452A1 EP 78400026 A EP78400026 A EP 78400026A EP 78400026 A EP78400026 A EP 78400026A EP 0000452 A1 EP0000452 A1 EP 0000452A1
- Authority
- EP
- European Patent Office
- Prior art keywords
- radical
- alkyl
- radicals
- alkyle
- atome
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
- 238000002360 preparation method Methods 0.000 title claims abstract 4
- 239000008194 pharmaceutical composition Substances 0.000 title description 2
- BBVIDBNAYOIXOE-UHFFFAOYSA-N 1,2,4-oxadiazole Chemical class C=1N=CON=1 BBVIDBNAYOIXOE-UHFFFAOYSA-N 0.000 title 1
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims abstract description 10
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 9
- 150000003839 salts Chemical class 0.000 claims abstract description 7
- 125000005842 heteroatom Chemical group 0.000 claims abstract description 6
- 125000000623 heterocyclic group Chemical group 0.000 claims abstract description 6
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims abstract description 4
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 4
- 239000001257 hydrogen Substances 0.000 claims abstract description 4
- 125000003118 aryl group Chemical group 0.000 claims abstract description 3
- 125000004429 atom Chemical group 0.000 claims abstract description 3
- 125000004432 carbon atom Chemical group C* 0.000 claims abstract description 3
- 125000005843 halogen group Chemical group 0.000 claims abstract description 3
- 238000002560 therapeutic procedure Methods 0.000 claims abstract description 3
- -1 alkyl radical Chemical class 0.000 claims description 38
- 150000001875 compounds Chemical class 0.000 claims description 33
- 150000003254 radicals Chemical class 0.000 claims description 27
- 238000000034 method Methods 0.000 claims description 7
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 claims description 4
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 claims description 4
- 229910052801 chlorine Inorganic materials 0.000 claims description 4
- XZMCDFZZKTWFGF-UHFFFAOYSA-N Cyanamide Chemical compound NC#N XZMCDFZZKTWFGF-UHFFFAOYSA-N 0.000 claims description 3
- 239000002253 acid Substances 0.000 claims description 3
- 239000000460 chlorine Substances 0.000 claims description 3
- 229910052731 fluorine Inorganic materials 0.000 claims description 3
- 125000001153 fluoro group Chemical group F* 0.000 claims description 3
- WCYWZMWISLQXQU-UHFFFAOYSA-N methyl Chemical compound [CH3] WCYWZMWISLQXQU-UHFFFAOYSA-N 0.000 claims description 3
- 229910021529 ammonia Inorganic materials 0.000 claims description 2
- 125000001309 chloro group Chemical group Cl* 0.000 claims description 2
- KZBUYRJDOAKODT-UHFFFAOYSA-N Chlorine Chemical compound ClCl KZBUYRJDOAKODT-UHFFFAOYSA-N 0.000 claims 1
- 150000007513 acids Chemical class 0.000 claims 1
- 150000004866 oxadiazoles Chemical class 0.000 claims 1
- 235000020004 porter Nutrition 0.000 abstract description 4
- WCPAKWJPBJAGKN-UHFFFAOYSA-N oxadiazole Chemical compound C1=CON=N1 WCPAKWJPBJAGKN-UHFFFAOYSA-N 0.000 abstract description 2
- 125000002768 hydroxyalkyl group Chemical group 0.000 abstract 2
- 125000004985 dialkyl amino alkyl group Chemical group 0.000 abstract 1
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 18
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 18
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 15
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 12
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 11
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 10
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 9
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 8
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 6
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 6
- 239000000203 mixture Substances 0.000 description 6
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 6
- 239000000047 product Substances 0.000 description 5
- LSDPWZHWYPCBBB-UHFFFAOYSA-N Methanethiol Chemical compound SC LSDPWZHWYPCBBB-UHFFFAOYSA-N 0.000 description 4
- 239000000706 filtrate Substances 0.000 description 4
- 239000007787 solid Substances 0.000 description 4
- QGJOPFRUJISHPQ-UHFFFAOYSA-N Carbon disulfide Chemical compound S=C=S QGJOPFRUJISHPQ-UHFFFAOYSA-N 0.000 description 3
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 3
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 3
- 239000000155 melt Substances 0.000 description 3
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 3
- 239000002904 solvent Substances 0.000 description 3
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 2
- 125000000954 2-hydroxyethyl group Chemical group [H]C([*])([H])C([H])([H])O[H] 0.000 description 2
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 2
- 231100000111 LD50 Toxicity 0.000 description 2
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 2
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- 241000700159 Rattus Species 0.000 description 2
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 2
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Natural products CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 2
- 229940030600 antihypertensive agent Drugs 0.000 description 2
- 239000002220 antihypertensive agent Substances 0.000 description 2
- WBJINCZRORDGAQ-UHFFFAOYSA-N formic acid ethyl ester Natural products CCOC=O WBJINCZRORDGAQ-UHFFFAOYSA-N 0.000 description 2
- 230000000144 pharmacologic effect Effects 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- 238000010992 reflux Methods 0.000 description 2
- GKASDNZWUGIAMG-UHFFFAOYSA-N triethyl orthoformate Chemical compound CCOC(OCC)OCC GKASDNZWUGIAMG-UHFFFAOYSA-N 0.000 description 2
- PVOAHINGSUIXLS-UHFFFAOYSA-N 1-Methylpiperazine Chemical compound CN1CCNCC1 PVOAHINGSUIXLS-UHFFFAOYSA-N 0.000 description 1
- VFRDBQGBQYINBH-UHFFFAOYSA-N 2-(2,6-dichlorophenyl)acetyl chloride Chemical compound ClC(=O)CC1=C(Cl)C=CC=C1Cl VFRDBQGBQYINBH-UHFFFAOYSA-N 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- 239000004215 Carbon black (E152) Substances 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- XFXPMWWXUTWYJX-UHFFFAOYSA-N Cyanide Chemical compound N#[C-] XFXPMWWXUTWYJX-UHFFFAOYSA-N 0.000 description 1
- 208000007530 Essential hypertension Diseases 0.000 description 1
- 206010020772 Hypertension Diseases 0.000 description 1
- 206010022998 Irritability Diseases 0.000 description 1
- 241000699670 Mus sp. Species 0.000 description 1
- 201000004239 Secondary hypertension Diseases 0.000 description 1
- 238000013019 agitation Methods 0.000 description 1
- 150000001412 amines Chemical class 0.000 description 1
- SOIFLUNRINLCBN-UHFFFAOYSA-N ammonium thiocyanate Chemical compound [NH4+].[S-]C#N SOIFLUNRINLCBN-UHFFFAOYSA-N 0.000 description 1
- 230000003276 anti-hypertensive effect Effects 0.000 description 1
- 210000001367 artery Anatomy 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- 230000036772 blood pressure Effects 0.000 description 1
- 239000012141 concentrate Substances 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 239000003814 drug Substances 0.000 description 1
- 230000002526 effect on cardiovascular system Effects 0.000 description 1
- 230000000694 effects Effects 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- 150000002430 hydrocarbons Chemical class 0.000 description 1
- 230000001631 hypertensive effect Effects 0.000 description 1
- 238000002329 infrared spectrum Methods 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 150000002540 isothiocyanates Chemical class 0.000 description 1
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 1
- 235000019341 magnesium sulphate Nutrition 0.000 description 1
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 239000000843 powder Substances 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 239000011541 reaction mixture Substances 0.000 description 1
- 230000001624 sedative effect Effects 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 230000035488 systolic blood pressure Effects 0.000 description 1
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 description 1
- 125000003944 tolyl group Chemical group 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- 238000009281 ultraviolet germicidal irradiation Methods 0.000 description 1
- 238000005303 weighing Methods 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D271/00—Heterocyclic compounds containing five-membered rings having two nitrogen atoms and one oxygen atom as the only ring hetero atoms
- C07D271/02—Heterocyclic compounds containing five-membered rings having two nitrogen atoms and one oxygen atom as the only ring hetero atoms not condensed with other rings
- C07D271/06—1,2,4-Oxadiazoles; Hydrogenated 1,2,4-oxadiazoles
- C07D271/07—1,2,4-Oxadiazoles; Hydrogenated 1,2,4-oxadiazoles with oxygen, sulfur or nitrogen atoms, directly attached to ring carbon atoms, the nitrogen atoms not forming part of a nitro radical
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/12—Antihypertensives
Definitions
- Certain compounds of the invention form pharmaceutically acceptable acid addition salts; these salts are part of the invention.
- R 1 and R 5 each represent, independently of one another, a chlorine atom, a fluorine atom or the methyl radical.
- the compounds are prepared by reacting a compound of formula II with ammonia or an amine HNR'R "(III), then the intermediate obtained with hydroxylamine.
- the reaction is carried out in a solvent such as a lower alcohol, acetone, benzene, an ether, chloroform, but preferably in methanol.
- a solvent such as a lower alcohol, acetone, benzene, an ether, chloroform, but preferably in methanol.
- the first part of the reaction is carried out in an alkalized mixture of water and acetone, at a temperature ranging from 0 to 10 ° C.
- the second part of the reaction is carried out in a polar solvent, such as an alcohol, in the presence of a tertiary base, without isolation of the intermediate.
- a polar solvent such as an alcohol
- the reaction with the compound (IV) is carried out in a solvent such as an ether, chloroform, a hydrocarbon such as benzene, a lower alcohol, but preferably in chloroform.
- a solvent such as an ether, chloroform, a hydrocarbon such as benzene, a lower alcohol, but preferably in chloroform.
- Example 1 (4-methyl-piperazinyl-1) -3 (2,6-dichloro benzyl) -5 oxadiazole-1,2,4 and its methanesulfonate.
- This compound is dissolved in 300 ml of carbon disulfide and a current of chlorine is passed through the solution under UV irradiation.
- the solvent is removed and the residual oil is distilled under vacuum.
- the product a pale yellow oil, boils at 122-4 ° C / 0.15mmHg.
- the free base is obtained from this salt by addition of 2N sodium hydroxide followed by extraction with methylene chloride. Mp 121.5-122.5 ° C.
- the methanesulfonate melts at 193.7 ° C.
- the solid obtained is crystallized from iso ether p ropylique / isopropanol 70/30. Mp 108.8 ° C.
- the monohydrochloride melts at 257 ° C.
- the crude intermediate is dissolved in 60 ml of ethanol and the solution obtained is added to a suspension of 10.75 g (0.15 mole) of hydroxylamine hydrochloride in 25 ml of pyridine.
- the reaction is slow and very slightly exothermic.
- the reaction is allowed to take place overnight. The temperature generally stabilizes around 40 °.
- the precipitated product is filtered off, then washed with ethanol and ether.
- the filtrate is concentrated to dryness, then taken up in water and made alkaline with 2N sodium hydroxide.
- a second jet of oxadiazole precipitates; it is wrung and washed with ethanol and ether.
- the 3-amino (2,6-dichloro-benzyl) -5 oxadiazole-1, 2, 4 is recrystallized from ethanol, which melts at 185 ° C.
- the following table I shows the compounds of the invention which have been prepared by way of examples according to one of the methods described above.
- the compounds of the invention have been subjected to pharmacological tests which have shown their activity as antihypertensive agents.
- the toxicity of the compounds (I) was determined i.p., in the male CD1 rat (Charles River) weighing 100 to 120 g, kept fasting for 18 hours.
- the lethal dose 50% (LD 50) is shown in Table II.
- Antihypertensive activity is evaluated in spontaneously hypertensive male rats according to the method of Gerold and Tschirky (Arzneim. Forsch. 1968, 18, 1285). Systolic pressure is measured by sensing the pulse at the caudal artery.
- the invention therefore includes all pharmaceutical compositions containing at least one of the compounds (I) as active principle, in combination with any excipients suitable for their administration, mainly by the oral route, but also by the endorectal or parenteral route.
- the daily oral dosage can vary from 4 to 100 mg.
Landscapes
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Cardiology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Engineering & Computer Science (AREA)
- Life Sciences & Earth Sciences (AREA)
- Heart & Thoracic Surgery (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Nitrogen And Oxygen As The Only Ring Hetero Atoms (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
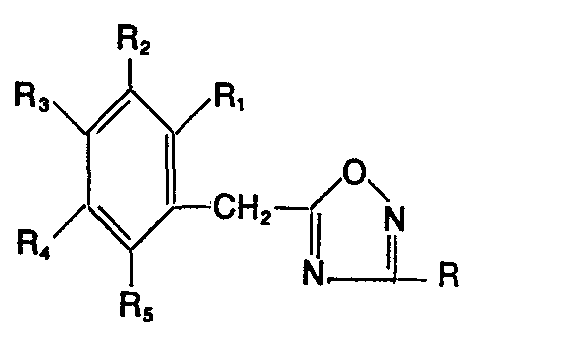
- R1, R2, R3, R. et R5 représentent chacun, indépendamment l'un de l'autre, un atome d'hydrogène ou d'halogène, un radical alkyle ou bien deux des radicaux R voisins forment ensemble un pont -CH=CH-CH=CH-, deux des radicaux R1 à R5 étant différents de H lorsque R est NH2, et R représente
- un radical NR'R" dans lequel - R' représente un atome d'hydrogène, un radical dialkylaminoalkyle, hydroxyalkyle, dialkylaminoalcoxycarbo- nyle, pyridinoalkyle ou alkyle,
- et R" représente un atome d'hydrogène ou un radical alkyle, ou
- NR'R" forment ensemble un hétérocycle qui peut contenir un autre hétéro-atome, ce dernier pouvant porter un alkyle,
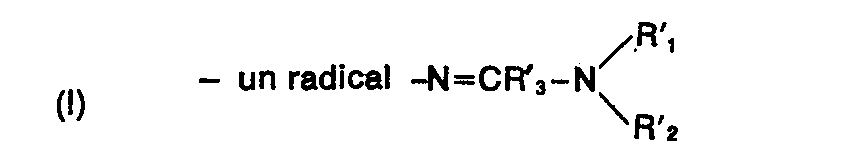
- R'3 représente un atome d'hydrogène ou un radical alkyle, aryle ou aralkyle,
- R'1 et R'2 représentent, indépendamment l'un de l'autre un radical alkyle, hydroxyalkyle ou dialkylaminoalkyle,
- ou NR'1 et R'2 forment ensemble un hétérocycle qui peut contenir un autre hétéro-atome, ce dernier pouvant porter un substituant alkyle,
- les radicaux alkyles ayant de 1 à 4 atomes de carbone, et leurs sels d'addition.
Description
- Les composés de l'invention répondent à la formule (I)
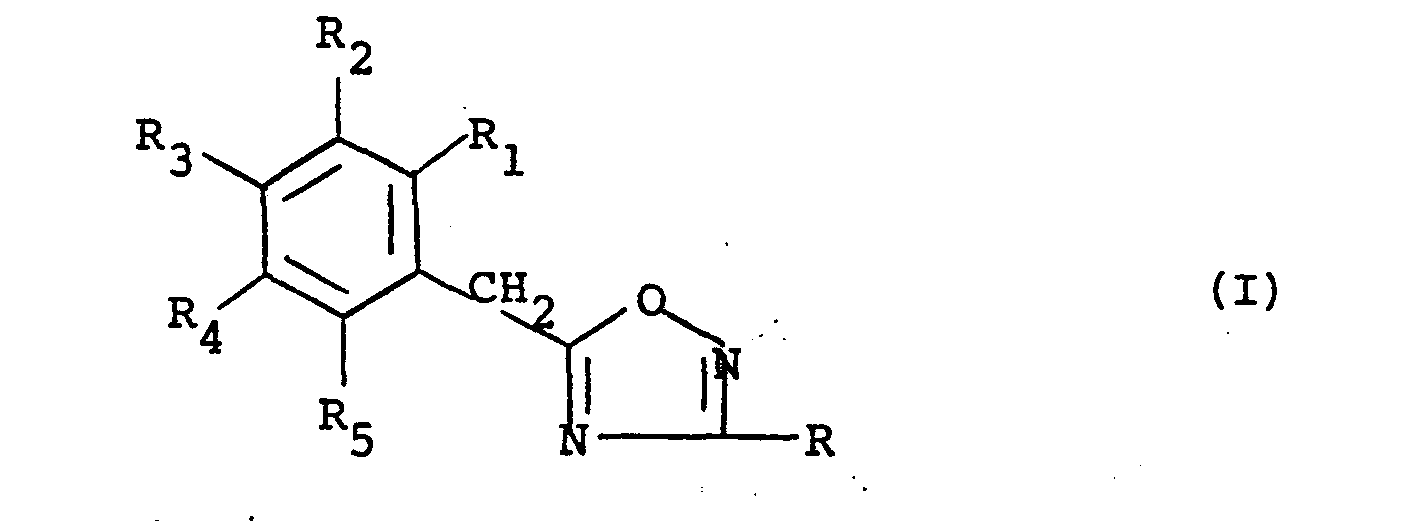
- R1, R 2, R3, R4 et R5 représentent chacun, indépendamment l'un de l'autre, un atome d'hydrogène ou d'halogène, un radical alkyle ou bien deux des radicaux R voisins for- ensemble un pont -CH = CH-CH = CH- complétant ainsi un radical naphtyle,deux des radicaux R1 à R5 étant différents de H lorsque R est NH2,
et R représente- . un radical NR'R" dans lequel
- . R' représente un atome d'hydrogène, un radical dialkylaminoalkyle, un radical hydroxyalkyle, un radical dialkylami- noalcoxycarbonyle, un radical pyridinoalkyle ou un radical alkyle,
- . et R" représente un atome d'hydrogène ou un radical alkyle, ou
- . NR'R" forment ensemble un hétérocycle qui peut contenir un autre hétéro-atome, ce dernier pouvant porter un alkyle

- . R'3 représente un atome d'hydrogène ou un radical alkyle, aryle ou aralkyle,
- . R'1 et R'2 représentent, indépendamment l'un de l'autre un radical alkyle, un radical hydroxyalkyle ou un radical dialkylaminoalkyle, ou
- . N,R'1 et R'2 forment ensemble un hétérocycle qui peut contenir un autre hétéro-atome, ce dernier pouvant porter un substituant alkyle,
les radicaux alkyles ayant de 1 à 4 atomes de carbone. - . un radical NR'R" dans lequel
- Certains composés de l'invention forment des sels d'addition aux acides pharmaceutiquement acceptables ; ces sels font partie de l'invention.
- Un groupe particulier de composés est formé par ceux pour lesquels R1 et R5 représentent chacun, indépendamment l'un de l'autre, un atome de chlore, un atome de fluor ou le radical méthyle.
- Selon l'invention on prépare les composés en faisant réagir un composé de formule II

- La réaction est effectuée dans un solvant tel que un alcool inférieur, l'acétone, le benzène, un éther, le chloroforme, mais de préférence dans du méthanol.
- On peut aussi préparer les composés de l'invention (I) dans lesquels R = NH2 en faisant réagir un composé de formule (V)

- La première partie de la réaction est effectuée dans un mélange alcalinisé d'eau et d'acétone, à une température allant de 0 à 10°C.
- La seconde partie de la réaction est réalisée dans un solvant polaire, tel qu'un alcool, en présence d'une base tertiaire, sans isolation de l'intermédiaire.
- Les composés dans lesquels


- La réaction avec le composé (IV) est effectuée dans un solvant tel que un éther, le chloroforme, un hydrocarbure tel que le benzène, un alcool inférieur, mais de préférence dans du chloroforme.
- Les schémas réactionnels sont les suivants :

- Ils sont obtenus par la méthode de F. Eloy et A. Van Oventraeten [Chimie Thér. 4, 9 (1969] à partir du chlorure d'acide correspondant.

- Les composés (V) sont connus et décrits dans la littérature.
- Ils sont obtenus à partir du toluène substitué de manière classique (passage par le bromure, le cyanure et l'acide).

- Les exemples suivants illustrent l'invention.
- Les analyses et les spectres IR et RMN ont confirmé la structure des composés.
- On chauffe 40,26 g (0,18 mole) de chlorure de (dichloro-2,6 phényl)-acétyle et 15g (0,198 mole) de thiocyanate d'ammonium pendant environ 10 mn dans 500 ml d'acétone. On filtre le mélange refroidi, on lave le solide avec de l'acétone et on évapore le filtrat à siccité. On ajoute de l'éther sec au résidu huileux. Il se forme un solide cristallin jaune. On filtre. On évapore le filtrat à siccité. On obtient l'isothiocyanate de dichloro-2,6 phéna- cyle, sous forme d'huile orange-rouge.
- On dissout ce composé dans 300 ml de disulfure de carbone et on fait passer un courant de chlore dans la solution sous irradiation UV.
- On élimine le solvant et on distille l'huile résiduelle sous vide.
- Le produit, une huile jaune pâle, bout à 122-4°C/0,15mmHg.
- On traite une solution de méthanethiol (0,2 mole) dans 100 ml de benzène avec 8,8 g (0,22 mole) d'hydroxyde de sodium en poudre.
- On ajoute lentement une solution de 26,4 g (0,1 mole) du composé obtenu précédemment dans 50 ml de benzène, en
- 15 mn environ. On porte au reflux pendant 3/4 heure avec addition continuelle de méthanethiol.
- On filtre la solution refroidie, on évapore le filtrat à siccité. On obtient une huile qui cristallise rapidement. On recristallise le produit dans de l'hexane.
F = 86,5-87°C. - On porte à la température de reflux 6,16 g (0,02 mole) du produit précédent et 2,0 g (0,02 mole) de N-méthyl-pipé- razine, pendant 2 heures, dans 60 ml de méthanol. On ajoute à la solution refroidie 6,96 g (0,1 mole) de chlorhydrate d'hydroxylamine, 19 ml (0,1 mole) d'une solution 5,29 molaire de méthoxyde de sodium, 50 ml de méthanol et 50 ml d'eau. On agite le mélange à la température ambiante pendant une nuit.
- On concentre la solution claire et on porte le pH à 5 avec de l'acide chlorhydrique. On filtre le sel cristallin, on le lave avec un peu d'eau et on le sèche. On recristallise le chlorhydrate obtenu dans un mélange mé- thanol/éther.
F = 273-5°C (dec). - La base libre est obtenue à partir de ce sel par addition d'hydroxyde de sodium 2N suivie d'une extraction par le chlorure de méthylène.
F = 121,5-122,5°C. - Le méthanesulfonate fond à 193,7°C.
- Dans une solution de 6 g (0,019 mole)de N-[bis-diméthylthio]-méthylène (dichloro-2,6 phényl)-acétamide dans 15 cm de méthanol on ajoute 12 cm de méthylamine en solution dans du méthanol.
- On agite 2 heures. On verse cette solution dans une solution de 6,75 g (0,097 mole) de chlorhydrate d'hydroxylamine et de 19 cm3 d'une solution 5,08 molaire de méthano- late de sodium.
- On laisse 48 heures à la température ambiante. On concentre à siccité. On reprend le solide formé par CH2Cl2.
- On chromatographie le produit sur une colonne de silice.
F = 128,9°C. - On chauffe à l'air libre à 150°C, pendant 3 heures, 1 g d'amino-3 (dichloro-2,6 benzyl)-5 oxadiazole-1, 2, 4 et quelques ml d'orthoformiate d'éthyle en quantité juste suffisante pour assurer une légère agitation. On chasse sous pression réduite l'excès d'orthoformiate d'éthyle. Le résidu est cristallisé dans de l'éther.
F = 75°C. - On dissout 5 g d'(éthoxyméthylène-amino)-3 (dichloro-2,6 benzyl)-5 oxadiazole-1, 2, 4 et 2 g de diéthanolamine dans 70 ml de THF.
- Après un repos d'une nuit, le THF est évaporé.
- Le résidu est trituré dans de l'éther contenant 10% de chlorure de méthylène.
- Le solide obtenu est cristallisé dans un mélange éther isopropylique/isopropanol 70/30.
F = 108,8°C. - Le monochlorhydrate fond à 257°C.
- On dissout 4,2 g (0,1 mole) de cyanamide dans 96 ml d'eau et 9,6 ml de soude concentrée. On refroidit à 0-5°C dans un bain de glace et de sel et on ajoute lentement une solution de 23,5 g (0,1 mole) du chlorure de l'acide (dichloro-2,6 phényl)-2 acétique dans 50 ml d'acétone, de façon à ce que la température interne du mélange reste inférieure à 5°. On maintient le pH de la solution entre 10 et 11 à l'aide de quelques gouttes de soude concentrée.
- Quand tout le chlorure d'acide a été ajouté, on agite pendant 1 heure le mélange réactionnel en vérifiant que le pH et la température ne se modifient plus.
- On acidifie alors avec de l'acide chlorhydrique 6N à 0° ; l'intermédiaire précipite ; on l'essore ou on le dissout dans du chloroforme. Dans ce cas, on lave la solution avec de l'eau, on la sèche sur sulfate de magnésium et on la concentre à siccité.
- L'intermédiaire brut est dissous dans 60 ml d'éthanol et on ajoute la solution obtenue à une suspension de 10,75 g (0,15 mole) de chlorhydrate d'hydroxylamine dans 25 ml de pyridine.
- La réaction est lente et très légèrement exothermique.
- On laisse la réaction se faire pendant une nuit. La température se stabilise en général aux environs de 40°. On essore le produit précipité, puis on le lave avec de l'éthanol et de l'éther.
- Le filtrat est concentré à siccité, puis repris dans l'eau et alcalinisé avec de la soude 2N. Un deuxième jet d'oxadiazole précipite ; on l'essore et le lave avec de l'étha- nol et de l'éther. On recristallise dans de l'éthanol l'amino-3 (dichloro-2,6 benzyl)-5 oxadiazole-1, 2, 4 qui fond à 185°C.
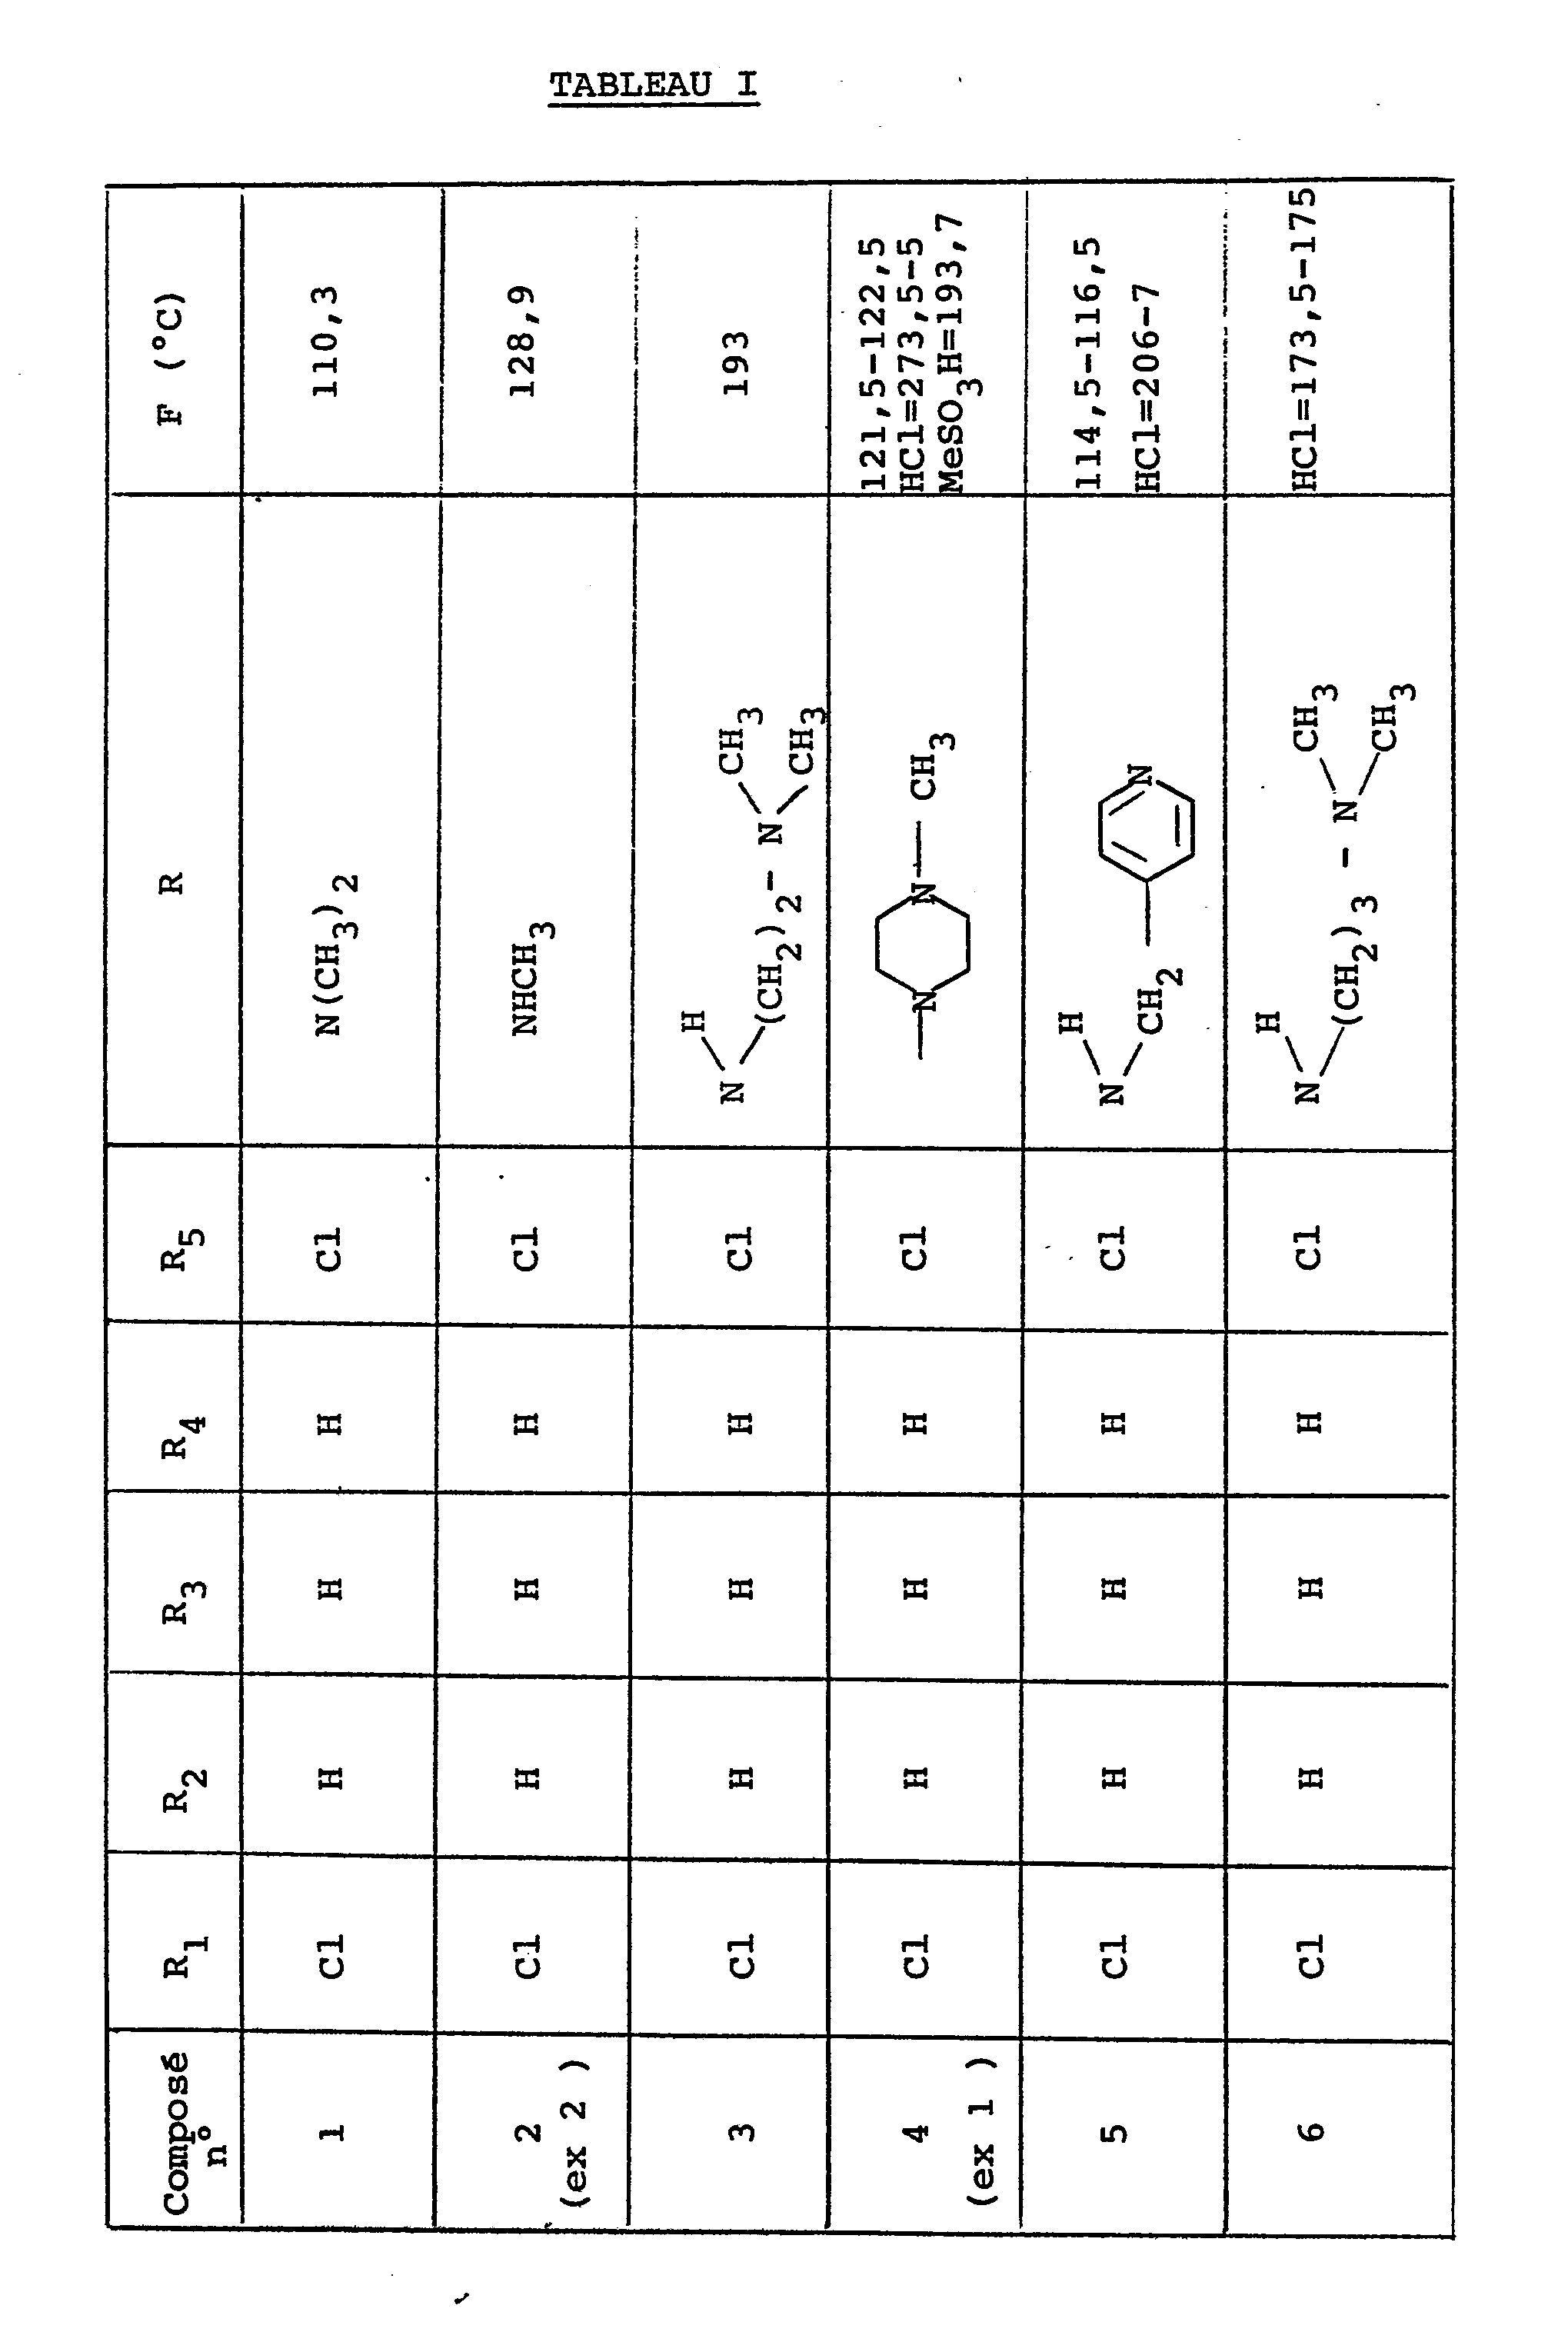
- Dans le tableau I suivant sont représentés les composés de l'invention qui ont été préparés à titre d'exemples selon l'une des méthodes décrites ci-dessus.


- La toxicité des composés (I) a été déterminée par voie i.p., chez le rat mâle CD1 (Charles River) de 100 à 120 g, tenu à jeun 18 heures.
- La dose létale 50% (DL 50) est indiquée dans le tableau II.
- L'activité antihypertensive est évaluée chez des rats mà- les spontanément hypertendus selon la méthode de Gerold et Tschirky (Arzneim. Forsch. 1968, 18, 1285). La pression systolique est mesurée par captage du pouls au niveau de l'artère caudale.
- A la dose de 10 mg/kg, (5 mg/jour administrés 2 jours de suite par voie orale) on observe les diminutions de la pression sanguine et on les détermine au bout de 4 et 24 heures.
- Les résultats obtenus pour certains composés représentatifs de l'invention sont indiqués dans le tableau II.


- Les résultats des essais pharmacologiques montrent que les composés de l'invention sont utilisables comme médicaments, en thérapeutique humaine et vétérinaire, dans le domaine cardiovasculaire, comme antihypertenseurs.
- Ils sont particulièrement utilisés dans le traitement de toutes les formes d'hypertension essentielle ou secondaire.
- L'invention comprend, par conséquent, toutes compositions pharmaceutiques renfermant au moins l'un des composés (I) comme principe actif, en association avec tous excipients appropriés à leur administration, principalement par voie orale, mais aussi par voie endorectale ou parentérale.
- La posologie quotidienne par voie orale peut varier de 4 à 100 mg.
Claims (9)

R1, R2, R3, R4 et R5 représentent chacun, indépendamment l'un de l'autre, un atome d'hydrogène ou d'halogène, un radical alkyle ou bien deux des radicaux R voisins forment ensemble un pont -CH - CH-CH = CH- complétant ainsi un radical napthyle, deux des radicaux R1 à R5 étant différents de H lorsque R est NH2, et R représente

les radicaux alkyles ayant de 1 à 4 atomes de carbone.


et, pour obtenir les composés (I) dans lesquels R est - N = CR'3 - NR'1R'2 on fait réagir le composé (I) dans lequel R est NH2 soit avec un composé (alkO)3CR'3 puis l'intermédiaire obtenu avec une amine HNR'1R'2 soit avec un composé


Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR7721447 | 1977-07-12 | ||
| FR7721447A FR2397408A1 (fr) | 1977-07-12 | 1977-07-12 | Derives d'oxadiazole, leur preparation et leur application en therapeutique |
| FR7817114 | 1978-06-08 | ||
| FR7817114A FR2428034A2 (fr) | 1978-06-08 | 1978-06-08 | Derives d'oxadiazole-1,2,4, leur preparation et leur application en therapeutique |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| EP0000452A1 true EP0000452A1 (fr) | 1979-01-24 |
| EP0000452B1 EP0000452B1 (fr) | 1981-05-06 |
Family
ID=26220123
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP78400026A Expired EP0000452B1 (fr) | 1977-07-12 | 1978-06-20 | Dérivés d'oxadiazole-1,2,4, leur préparation et leur application en thérapeutique. |
Country Status (17)
| Country | Link |
|---|---|
| US (2) | US4261994A (fr) |
| EP (1) | EP0000452B1 (fr) |
| JP (1) | JPS5834473B2 (fr) |
| AR (1) | AR222310A1 (fr) |
| AT (1) | AT362367B (fr) |
| AU (1) | AU515506B2 (fr) |
| CA (1) | CA1130806A (fr) |
| DE (1) | DE2860691D1 (fr) |
| DK (1) | DK307378A (fr) |
| ES (2) | ES471609A1 (fr) |
| FI (1) | FI782220A7 (fr) |
| GR (1) | GR64924B (fr) |
| IL (1) | IL55104A (fr) |
| IT (1) | IT1096906B (fr) |
| NO (1) | NO782404L (fr) |
| NZ (1) | NZ187825A (fr) |
| PT (1) | PT68267A (fr) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4242352A (en) * | 1977-07-12 | 1980-12-30 | Synthelabo | 3-Amino-5-benzyl-1,2,4-oxadiazoles and anti-hypertensive compositions thereof |
Families Citing this family (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS5625877B2 (fr) * | 1973-06-19 | 1981-06-15 | ||
| US5180731A (en) * | 1986-06-03 | 1993-01-19 | Sumitomo Pharmaceuticals Company, Limited | Aminoazole derivatives and their production and use |
| US4914112A (en) * | 1986-06-03 | 1990-04-03 | Sumitomo Pharmaceuticals Company, Limited | Aminoazole derivatives and their production and use |
| AT395853B (de) * | 1991-01-31 | 1993-03-25 | Chem Pharm Forsch Gmbh | Neue imidazolderivate, verfahren zu ihrer herstellung und ihre verwendung |
| WO1993009106A1 (fr) * | 1991-10-28 | 1993-05-13 | Tsentr Po Khimii Lekarstvennykh Sredstv | Derives de 5-phenoxymethyle-1,2,4-oxadiazole, leur sels, procede d'obtention et preparation pharmaceutique a base de ceux-ci presentant des proprietes antihypertensives, antiangineuses, antiarrhythmiques et antiglaucomatomeuses |
| ES2184858T3 (es) * | 1995-05-09 | 2003-04-16 | Bayer Cropscience Ag | Cetoenoles alquil-dihalogenofenil substituidos como pesticidas y herbicidas. |
Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2100914A1 (fr) * | 1970-07-15 | 1972-03-24 | Squibb & Sons Inc | |
| DE2461882A1 (de) * | 1973-12-29 | 1975-07-03 | Chinoin Gyogyszer Es Vegyeszet | Verfahren zur herstellung von 3-amino-1,2,4-oxadiazolen |
Family Cites Families (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| NL302339A (fr) * | 1963-03-22 | |||
| US3564608A (en) * | 1965-07-30 | 1971-02-16 | Olin Corp | Selected n-acylsubstituted-n'-hydroxyguanidines |
| DE1670338A1 (de) * | 1966-03-14 | 1972-08-10 | Heyden Chem Fab | Verfahren zur Herstellung von antimikrobiell wirksamen Nitrofuranderivaten |
| US3538087A (en) * | 1966-09-23 | 1970-11-03 | Sandoz Ag | Oxadiazole derivatives |
| US3452035A (en) * | 1966-12-23 | 1969-06-24 | American Cyanamid Co | 2 - amino - 5 - (5 - nitro - 1 - substituted-2 - imidazolyl) - 1,3,4 - thiadiazoles and oxadiazoles |
| GB1314427A (en) * | 1970-07-17 | 1973-04-26 | Beecham Group Ltd | Amino acid esters of 2,2-dialkyl-4-4-pyridyl-2h-7-substituted- chromen-5-ols |
| DE2054342A1 (de) * | 1970-11-05 | 1972-05-10 | Farbenfabriken Bayer Ag, 5090 Leverkusen | Neue 1,2,4-Oxdiazole |
| US3879407A (en) * | 1973-02-09 | 1975-04-22 | Johnson & Son Inc S C | 1,2,4-Oxadiazole and thiadiazole esters and compositions containing same |
| EP0000452B1 (fr) * | 1977-07-12 | 1981-05-06 | Synthelabo | Dérivés d'oxadiazole-1,2,4, leur préparation et leur application en thérapeutique. |
-
1978
- 1978-06-20 EP EP78400026A patent/EP0000452B1/fr not_active Expired
- 1978-06-20 DE DE7878400026T patent/DE2860691D1/de not_active Expired
- 1978-07-07 IL IL55104A patent/IL55104A/xx unknown
- 1978-07-07 US US05/922,527 patent/US4261994A/en not_active Expired - Lifetime
- 1978-07-07 DK DK783073A patent/DK307378A/da not_active Application Discontinuation
- 1978-07-10 PT PT68267A patent/PT68267A/fr unknown
- 1978-07-10 AU AU37909/78A patent/AU515506B2/en not_active Expired
- 1978-07-10 NZ NZ187825A patent/NZ187825A/xx unknown
- 1978-07-10 NO NO782404A patent/NO782404L/no unknown
- 1978-07-10 CA CA307,090A patent/CA1130806A/fr not_active Expired
- 1978-07-10 IT IT25497/78A patent/IT1096906B/it active
- 1978-07-10 GR GR56739A patent/GR64924B/el unknown
- 1978-07-11 JP JP53085017A patent/JPS5834473B2/ja not_active Expired
- 1978-07-11 ES ES471609A patent/ES471609A1/es not_active Expired
- 1978-07-11 FI FI782220A patent/FI782220A7/fi not_active Application Discontinuation
- 1978-07-12 AT AT505378A patent/AT362367B/de not_active IP Right Cessation
- 1978-07-12 AR AR272930A patent/AR222310A1/es active
-
1979
- 1979-03-12 ES ES478527A patent/ES478527A1/es not_active Expired
- 1979-04-27 US US06/034,197 patent/US4242352A/en not_active Expired - Lifetime
Patent Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2100914A1 (fr) * | 1970-07-15 | 1972-03-24 | Squibb & Sons Inc | |
| DE2461882A1 (de) * | 1973-12-29 | 1975-07-03 | Chinoin Gyogyszer Es Vegyeszet | Verfahren zur herstellung von 3-amino-1,2,4-oxadiazolen |
Non-Patent Citations (1)
| Title |
|---|
| ZEITSCHRIFT FUER CHEMIE 1974, 14(3) pages 94-95. G. WESTPHAL et R.SCHMIDT: "Reaktionen an 3-Amino-1,2,4-oxadiazolen" * |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4242352A (en) * | 1977-07-12 | 1980-12-30 | Synthelabo | 3-Amino-5-benzyl-1,2,4-oxadiazoles and anti-hypertensive compositions thereof |
Also Published As
| Publication number | Publication date |
|---|---|
| IT1096906B (it) | 1985-08-26 |
| AU3790978A (en) | 1980-01-17 |
| ATA505378A (de) | 1980-10-15 |
| ES478527A1 (es) | 1979-05-16 |
| IL55104A (en) | 1982-07-30 |
| CA1130806A (fr) | 1982-08-31 |
| AU515506B2 (en) | 1981-04-09 |
| US4261994A (en) | 1981-04-14 |
| JPS5419978A (en) | 1979-02-15 |
| IT7825497A0 (it) | 1978-07-10 |
| IL55104A0 (en) | 1978-09-29 |
| DK307378A (da) | 1979-01-13 |
| AR222310A1 (es) | 1981-05-15 |
| AT362367B (de) | 1981-05-11 |
| NZ187825A (en) | 1980-03-05 |
| US4242352A (en) | 1980-12-30 |
| GR64924B (en) | 1980-06-09 |
| FI782220A7 (fi) | 1979-01-13 |
| JPS5834473B2 (ja) | 1983-07-27 |
| DE2860691D1 (en) | 1981-08-13 |
| PT68267A (fr) | 1978-08-01 |
| ES471609A1 (es) | 1979-09-16 |
| NO782404L (no) | 1979-01-15 |
| EP0000452B1 (fr) | 1981-05-06 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP0373998B1 (fr) | Ethers d'oxime de propénone, procédé pour leur préparation et compositions pharmaceutiques les contenant | |
| EP0003383B1 (fr) | Dérivés de 4-amino-3-sulfonamido-pyridine | |
| EP0370901A1 (fr) | Nouveaux dérivés du chromanne actifs sur le système nerveux central, leur procédé de préparation et les compositions pharmaceutiques en contenant | |
| FR2673427A1 (fr) | Derives heterocycliques diazotes n-substitues par un groupement biphenylmethyle, leur preparation, les compositions pharmaceutiques en contenant. | |
| EP0117794A1 (fr) | Amino-2-phényl-5 benzodiazépines-1,3, procédé de préparation et médicaments les contenant | |
| EP0177392A1 (fr) | Nouvelles (pyridyl-2)-1 pipérazines, leur procédé de préparation et leur application en thérapeutique | |
| EP0092458A2 (fr) | Dérives d'imidazo(1,2-a)pyridine, leur préparation et leur application en thérapeutique | |
| HU191316B (en) | Process for producing (2-oxo-1,2,3,5-tetrahydro-imidazo /2,1-b/ quinazoline)-oxy-lakyl-amides and pharmacutical compositions containing them | |
| EP0117771B1 (fr) | Imino-2 pyrrolidines, leur procédé de préparation et leurs applications en thérapeutique | |
| EP0076199B1 (fr) | Nouvelles triazoloquinazolones et leurs sels, procédé et intermédiaires de préparation, leur application comme médicaments et les compositions les renfermant | |
| EP0000452B1 (fr) | Dérivés d'oxadiazole-1,2,4, leur préparation et leur application en thérapeutique. | |
| FR2688781A1 (fr) | Imidazolines n-substituees par un groupement biphenylmethyle, leur preparation, les compositions pharmaceutiques en contenant. | |
| EP0086126B1 (fr) | Dérivés d'imidazolidine, leur préparation et leur application en thérapeutique | |
| FR2612517A1 (fr) | Derives de benzoxazine, procedes de preparation de ces derives et compositions pharmaceutiques les contenant | |
| EP0021940A1 (fr) | Nouveaux dérivés aminés du benzothiazole, leur procédé de préparation et leur application en thérapeutique | |
| EP0161143B1 (fr) | Nouvelles 1,2,4-thiadiazines et leurs sels, leur procédé et leurs intermédiaires de préparation, leur application à titre de médicaments et les compositions les renfermant | |
| EP0079810A1 (fr) | Nouveaux dérivés de la phényl-4 quinazoline actifs sur le système nerveux central | |
| MC1017A1 (fr) | Procédé de préparation de dérivés de l'indole | |
| BE779775A (fr) | Derives de l'uree, procede pour les preparer et leurs applications | |
| FR2822463A1 (fr) | Derives bicycliques de guanidines et leurs applications en therapeutique | |
| RU2069212C1 (ru) | Производные имидазола | |
| FR2615188A1 (fr) | Derives d'hydrazine, procede d'obtention et compositions pharmaceutiques les contenant | |
| FR2516510A1 (fr) | Derives de la (trimethoxy-3,4,5-cinnamoyl)-1-aminocarbonylethyl-4-piperazine substituee utilisables en pharmacie et procede pour leur preparation | |
| EP0106860B1 (fr) | Nouvelles carboxamidoguanidines, leur procede d'obtention et les compositions pharmaceutiques en renfermant | |
| MC1556A1 (fr) | Derives de l'acridanone |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| AK | Designated contracting states |
Designated state(s): BE CH DE FR GB LU NL SE |
|
| 17P | Request for examination filed | ||
| DET | De: translation of patent claims | ||
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Designated state(s): BE CH DE FR GB LU NL SE |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: LU Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19810630 |
|
| REF | Corresponds to: |
Ref document number: 2860691 Country of ref document: DE Date of ref document: 19810813 |
|
| RAP2 | Party data changed (patent owner data changed or rights of a patent transferred) |
Owner name: SYNTHELABO |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: LU Payment date: 19820617 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: SE Payment date: 19820630 Year of fee payment: 5 Ref country code: NL Payment date: 19820630 Year of fee payment: 5 Ref country code: DE Payment date: 19820630 Year of fee payment: 5 Ref country code: CH Payment date: 19820630 Year of fee payment: 5 Ref country code: BE Payment date: 19820630 Year of fee payment: 5 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 19830609 Year of fee payment: 6 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: BE Effective date: 19830620 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: SE Effective date: 19830621 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: CH Effective date: 19830630 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: NL Effective date: 19840101 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee | ||
| NLV4 | Nl: lapsed or anulled due to non-payment of the annual fee | ||
| REG | Reference to a national code |
Ref country code: CH Ref legal event code: PL |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: DE Effective date: 19840301 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Free format text: LAPSE BECAUSE OF NON-PAYMENT OF DUE FEES Effective date: 19850228 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: ST |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Effective date: 19881117 |
|
| EUG | Se: european patent has lapsed |
Ref document number: 78400026.7 Effective date: 19850610 |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |