ES2704961T3 - Uso de inhibidores de PI3K para el tratamiento de obesidad, esteatosis y envejecimiento - Google Patents
Uso de inhibidores de PI3K para el tratamiento de obesidad, esteatosis y envejecimiento Download PDFInfo
- Publication number
- ES2704961T3 ES2704961T3 ES11729141T ES11729141T ES2704961T3 ES 2704961 T3 ES2704961 T3 ES 2704961T3 ES 11729141 T ES11729141 T ES 11729141T ES 11729141 T ES11729141 T ES 11729141T ES 2704961 T3 ES2704961 T3 ES 2704961T3
- Authority
- ES
- Spain
- Prior art keywords
- phosphoinositide
- mmol
- optionally substituted
- substituents selected
- ring
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 CC1C=CC2C(*3CCOCC3)=*C(*)=C*2C1C(*(C(CC1)CC*1*(O)OC(C)(C)C)=C)=O Chemical compound CC1C=CC2C(*3CCOCC3)=*C(*)=C*2C1C(*(C(CC1)CC*1*(O)OC(C)(C)C)=C)=O 0.000 description 3
- ZONYMYRDOYCZEE-QMRFKDRMSA-N C[C@H](C(N1CCN(Cc2c[n](cc(nc3N4CCOCC4)Br)c3n2)CC1)O)OC(C)=O Chemical compound C[C@H](C(N1CCN(Cc2c[n](cc(nc3N4CCOCC4)Br)c3n2)CC1)O)OC(C)=O ZONYMYRDOYCZEE-QMRFKDRMSA-N 0.000 description 1
- NXYFAEDZQIVVIS-MRXNPFEDSA-N C[C@H](CC1)[IH]CCN1c1cnc2[n]1cc(-c1c(cn[nH]3)c3ccc1)nc2N1CCOCC1 Chemical compound C[C@H](CC1)[IH]CCN1c1cnc2[n]1cc(-c1c(cn[nH]3)c3ccc1)nc2N1CCOCC1 NXYFAEDZQIVVIS-MRXNPFEDSA-N 0.000 description 1
- UXAKBHCQCAJYTI-UHFFFAOYSA-N Cc1c(C(N)=O)nc2[n]1cc(-c1cnc(N)nc1)nc2N1CCOCC1 Chemical compound Cc1c(C(N)=O)nc2[n]1cc(-c1cnc(N)nc1)nc2N1CCOCC1 UXAKBHCQCAJYTI-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/335—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin
- A61K31/35—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having six-membered rings with one oxygen as the only ring hetero atom
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/4985—Pyrazines or piperazines ortho- or peri-condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/04—Anorexiants; Antiobesity agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/10—Spiro-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Child & Adolescent Psychology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Diabetes (AREA)
- Hematology (AREA)
- Obesity (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
Un inhibidor de fosfoinositida 3-quinasa para usar en el tratamiento o prevención de una enfermedad o afección asociada con la expresión del coactivador 1-α del receptor gamma activado por proliferadores de peroxisoma (Pgc1α) y/o proteína de desacoplamiento 1 (Termogenina/Ucp1) en adipocitos marrones, en el que la enfermedad o afección se selecciona del grupo que consiste en obesidad, una enfermedad o afección asociada a la obesidad (tal como diabetes tipo 2 (comienzo en adultos), alta presión sanguínea, ictus, ataque al corazón, fallo cardiaco, cálculos biliares gota y artritis gotosa, osteoartritis, apnea del sueño y síndrome de Pickwick) y esteatosis.
Description
DESCRIPCIÓN
Uso de inhibidores de PI3K para el tratamiento de obesidad, esteatosis y envejecimiento.
Campo de la invención
La presente invención se refiere a inhibidores de fosfoinositida 3-quinasa (PI3K) para usar en el tratamiento o prevención de enfermedades o afecciones asociadas con la expresión de coactivador 1-a del receptor gamma activado por proliferadores de peroxisomas (Pgcla) y/o proteína de desacoplamiento 1 (termogenina o Ucp1) en los adipocitos marrones en los que las enfermedades o afecciones se seleccionan del grupo que consiste en obesidad, enfermedades o afecciones asociadas a la obesidad y esteatosis. La invención también se refiere al uso no terapéutico de un inhibidor fosfoinositida 3-quinasa para promover la pérdida de peso.
Antecedentes
Enfermedades/afecciones asociadas con el desequilibrio energético tal como obesidad y enfermedades relacionadas.
La obesidad es una afección médica asociada con el exceso de grasa corporal, y puede tratarse haciendo dieta o ejercicio o mediante el uso de fármacos anti-obesidad, que pueden actuar alterando/suprimiendo el apetito, metabolismo o absorción de calorías. No habría ningún medicamento actual que busque tratar la obesidad (o afecciones asociadas) p.ej. aumentando la velocidad del gasto energético.
Inhibidores de PI3K
Las fosfatidilinositol 3-quinasas (PI3Ks) son una familia de quinasas de lípidos y serina/treonina que catalizan la fosforilación del lípido de membrana fosfatidilinositol (FI) en el 3'-OH del anillo inositol para producir fosfoinositol-3-fosfato (FIF), fosfoinositol-3,4-difosfato (FIF2) y fosfoinositol-3,4,5-trifosfato (FIF3), que actúan como sitios de captación para varias proteínas de señalización intracelular, que a su vez forman complejos de señalización para transmitir las señales extracelulares a lado citoplasmático de la membrana plasmática. Estos subtipos de 3'-fosfoinositida funcionan como segundos mensajeros en las rutas de transducción de la señal intra-celular (véase, p.ej., Trends Biochem. Sci 2287, 267-72 (1997) de Vanhaesebroeck et al.; Chem. Rev. 101 (8), 2365-80 (2001) de Leslie et al (2001); Annu. Rev. Cell. Dev. Boil. 17, 615-75 (2001) de Katso et al; y Cell. Mol. Life Sci. 59 (5), 761-79 (2002) de Toker et al).
Múltiples isoformas de PI3K categorizadas por sus subunidades catalíticas, su regulación mediante las subunidades reguladoras correspondientes, patrones de expresión y funciones específicas de señalización (p110a, p, 6, y) realizan esta reacción enzimática (Exp. Cell. Res. 25(1), 239-54 (1999) de Vanhaesebroeck y Katso et al., 2001, anterior).
Las isoformas estrechamente relacionadas p110a y p se expresan ubicuamente, mientras que las 6 y y se expresan de forma más específica en el sistema de células hematopoyéticas, células del músculo liso, miocitos y células endoteliales (véase p.ej. Trends Biochem. Sci. 22(7), 267-72 (1997) de Vanhaesebroeck et al). Su expresión podría regularse también de una manera inducible dependiendo del contexto celular, tipo de tejido y estímulos además de la enfermedad. La inductibilidad de la expresión de proteínas incluye la síntesis de proteína además de la estabilización de proteína que se regula en parte por asociación con subunidades reguladoras.
Se han identificado ocho PI3Ks de mamífero hasta ahora, incluyendo cuatro PI3Ks de clase I. La clase Ia incluye PI3Ka, PI3Kp y PI3K6. Todas las enzimas de la clase Ia son complejos heterodiméricos que comprenden una subunidad catalítica (p110a, p110p o p1106) asociada con un dominio SH2 que contiene la subunidad adaptadora p85. Las PI3Ks de clase Ia se activan a través de la señalización de tirosina quinasa y están implicadas en la proliferación y supervivencia celular. PI3Ka y PI3Kp también han estado implicadas en la tumorigénesis en una variedad de cánceres humanos. Por consiguiente, los inhibidores farmacológicos de PI3Ka y PI3Kp son útiles para tratar varios tipos de cáncer.
PI3Ky, el único miembro de las PI3K de la clase Ib, consiste en una subunidad catalítica p110y, que está asociada con una subunidad reguladora p110. PI3Ky se regula por receptores acoplados con proteína G (GPCR) por medio de asociación con subunidades pY de las proteínas G heterotriméricas. PI3Ky se expresa principalmente en células hematopoyéticas y cardiomiocitos y está implicada en la inflamación y la función de mastocitos. Por consiguiente, los inhibidores farmacológicos de PI3Ky son útiles para tratar una variedad de enfermedades inflamatorias, alergias y enfermedades cardiovasculares.
Estas observaciones muestran que la desregulación de fosfoinositol-3-quinasa y los componentes corriente arriba y corriente abajo de esta ruta de señalización es una de las desregulaciones más comunes asociadas con los cánceres humanos y enfermedades proliferativas (véase p.ej. Parsons et al., Nature 436:792 (2005); Hennessey et al., Nature Rev. Drug Discovery 4:988-1004 (2005).
Varios inhibidores de PI3K están experimentando actualmente ensayos clínicos para usar en el tratamiento de
ciertos cánceres. Ciertos inhibidores también se describen en la solicitud de patente internacional no publicada PCT/GB2010/000773.
Inhibidores mTOR
La diana de mamífero de rapamicina (mTOR) también conocida como proteína 1 asociada a rapamicina y proteína 12 de unión a FK506 (FRAP1) es una proteína que en humanos se codifica por el gen FRAP1. mTOR es una proteína quinasa de serina/treonina que regula el crecimiento celular, la proliferación celular, la movilidad celular, la supervivencia celular, la síntesis de proteína y la transcripción. Se cree que la inhibición de mTOR es útil para tratar varias enfermedades/afecciones, tal como cáncer (por ejemplo, como se describe en Easton et al. (2006). “mTOR and cancer therapy”. Oncogene 25 (48):6436-46).
Los inhibidores duales de PI3K y mTOR se someten actualmente a ensayos clínicos para usar en el tratamiento de ciertos cánceres. Ciertos inhibidores también se describen en la solicitud de patente internacional no publicada PCT/GB2010/000773.
La proteína Pten
Pten, que junto con p53, Ink4a y Arf, constituyen los cuatro supresores tumorales más importantes en mamíferos como se deduce por su alta frecuencia de inactivación y la gran variedad de tipos de tumores donde están inactivados.
La función más importante de Pten es contrarrestar la actividad de las fosfatidilinositol-3-quinasas tipo I, abreviadas aquí como PI3K3. Estas quinasas median las señales desencadenadas por la insulina, factores de crecimiento tipo insulina, y muchas otras moléculas implicadas generalmente en el crecimiento y proliferación celular. La activación de PI3K se sigue por la activación de Akt, que, a su vez, desencadena una cascada compleja de sucesos que incluye la inhibición de factores de transcripción Foxo, además de bucles de retroalimentación que aseguran que la actividad de la ruta se mantiene en los límites13-17. Un número de animales modificados genéticamente con actividad disminuida del eje de señalización de insulina e Igf1 (SII) se caracterizan por una longevidad extensa1,2,18. En el caso del nematodo Caenorhabditis elegans, la actividad disminuida de PI3K (AGE-1)19 o actividad aumentada de Pten (DAF-18)20, dan ambas por resultado la longevidad extendida y ambas participan en la misma ruta de longevidad que el eje SII21. Sin embargo, en el caso de los mamíferos, no se sabe nada sobre el impacto de la señalización de PI3K en la longevidad saludable o envejecimiento. Aunque la inhibición severa de la actividad de PI3K/Akt da por resultado defectos patológicos, enfermedades y mortalidad prematura22.
El síntoma molecular predominante del envejecimiento es la acumulación de productos génicos alterados. Los estudios nutricionales muestran que el envejecimiento en animales puede estar influido significativamente por la restricción en la dieta. Los análisis genéticos han revelado que el envejecimiento puede controlarse mediante cambios en la relación de NAD/NADH intracelular que regula la actividad de la sirtuina. El enfoque fisiológico y otros enfoques indican que la mitocondria puede también regular el envejecimiento. Se propone un mecanismo que relaciona la dieta y los cambios dependientes de la mitocondria en la relación de NAD/NADH para la generación intracelular de proteínas alteradas. Se sugiere que las afecciones por alimentación excesiva disminuyen la disponibilidad de NAD que también disminuye el metabolismo de los intermedios glucolíticos de triosa-fosfato, gliceraldehído-3-fosfato y dihidroxiacetona-fosfato, que puede descomponerse de forma espontánea en metilglioxal (MG). MG es un agente glicante altamente tóxico y una fuente principal de productos finales de glicosilación avanzada de proteínas (PGA). MG y PGA pueden inducir la disfunción mitocondrial y la formación de especies de oxígeno reactivo (EOR), además de afectar la expresión génica y la señalización intracelular. En el ayuno inducido por restricción en la dieta, NADH se oxidaría y NAD se regeneraría por medio de la acción mitocondrial. Esto no solo activaría las sirtuinas y ampliaría la esperanza de vida sino que además suprimiría la formación de MG44.
Geroldi et al. (2006, Medical Hypotheses, 68(1):236) es una breve carta que sugiere que el uso del inhibidor de activación de Akt perifosina podría investigarse como un tratamiento especulativo para ciertas enfermedades. Geroldi et al, afirma que Zhang et al. (Mol Med 2005; 11:39-47) han mostrado conexiones entre ciertos estados de enfermedad y la ruta de PI3K/Akt, y en esta base mencionan algunas propuestas adicionales. Zhang et al. (2005) describe que la sobre-expresión de AEBP1 en ratones hembra (que también han reducido la expresión Pten, entre otras cosas) puede presentar un cierto fenotipo.
Sin embargo, debería notarse que Geroldi et al., y Zhang et al., no son capaces de demostrar que la regulación de la adiposidad mediada por AEBP1 se regula por Pten de ninguna forma (más bien, se refiere de forma especulativa a la regulación por medio de la activación de MAPK).
No hay descripción en la técnica anterior de que los inhibidores de PI3K y/o mTOR puedan ser útiles en el tratamiento de la obesidad o afecciones asociadas.
Descripción de la invención
La presente invención se refiere al sorprendente descubrimiento de que Pten promueve la pérdida de peso, la
adiposidad total reducida y la longevidad.
Los niveles de insulina e Igf1 modulan la velocidad de envejecimiento a través de la evolución animal 1,2 En los gusanos y las moscas, los efectos de la insulina/Igf1 en la longevidad están mediados de forma intracelular por la ruta PI3K/Akt/Foxo 1,2 Sin embargo, en los mamíferos, no se sabe nada sobre el impacto de la actividad de la ruta de PI3K reducida en el envejecimiento. Aquí, se han generado ratones transgénicos con sobreexpresión moderada de Pten bajo sus propios elementos reguladores transcripcionales. El Pten supresor tumoral contrarresta la actividad de PI3K 3 y, por consiguiente, los ratones Ptenlg tienen niveles menores de señalización de PI3K y están protegidos del cáncer. De forma interesante, los ratones Ptentg presentan una notable prolongación de la esperanza de vida (~25% de aumento en la esperanza de vida media). Los análisis fisiológicos de estos ratones mostraron una elevada tasa de gasto energético, acompañada por adiposidad disminuida de forma severa y protección de la esteatosis hepática inducida por dieta alta en grasas. Teniendo en cuenta el elevado gasto energético, se encontró que los tejidos adiposos marrón y blanco de los ratones Ptenlg expresan altos niveles de la proteína de desacoplamiento Ucp1 y su activador transcripcional Pgcla. Además, el tejido adiposo marrón de los ratones Ptentg contiene niveles menores de Akt activo (es decir, fosforilado), que es un regulador negativo tanto de Pgcla como de su compañero crítico Foxo1 4-7 Además, la administración in vivo de un inhibidor de PI3K sintético eleva la expresión de Pgc1a y Ucp1 en el tejido adiposo marrón. Finalmente, los fibroblastos de Ptentg programados in vitro con Prdm16 y C/Ebpp, factores maestros para la diferenciación del adipocito marrón 8,9 formaron almohadillas adiposas marrones subcutáneas ectópicas de forma más eficaz que los controles no transgénicos, indicando que los efectos de Pten en los adipocitos marrones son autónomos de la célula. Juntas, estas observaciones amplían a los mamíferos la modulación conservada de forma evolutiva de la longevidad mediante la ruta PI3K y destapa un papel de Pten en la promoción de la combustión de nutrientes por los adipocitos marrones. La combustión de los nutrientes (es decir, gasto energético) por los adipocitos marrones disminuye el daño sistémico asociado a la ingesta elevada de calorías y puede ser un mecanismo para la longevidad mediada por Pten.
El consumo excesivo de calorías (desequilibrio energético positivo) está asociado con numerosas enfermedades y afecciones distintas, que incluyen obesidad y enfermedades asociadas con la obesidad. La obesidad es una enfermedad caracterizada por la excesiva acumulación de grasa corporal, que produce efectos nocivos para la salud.
Ahora se describirán nuevos usos para un inhibidor de fosfoinositida 3-quinasa, que puede denominarse en la presente memoria como el(los) “uso(s) de la invención”.
También se describe en la presente memoria un inhibidor de fosfoinositida 3-quinasa para usar en el tratamiento o prevención de una enfermedad o afección asociada con la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) y/o proteína de desacoplamiento 1 (Termogenina o Ucp1) en los adipocitos marrones (p.ej. una enfermedad o afección que se beneficiaría de la sobre-expresión, o sobrerregulación, de dichas proteínas). También descrito en la presente memoria, la enfermedad o afección puede asociarse con la expresión de coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma y proteína de desacoplamiento 1 en adipocitos marrones (p.ej. la enfermedad o afección puede beneficiarse de la sobre expresión, o sobrerregulación, de ambas proteínas).
El primer aspecto de la presente invención se refiere a un inhibidor de fosfoinositida 3-quinasa para usar en el tratamiento o prevención de una enfermedad o afección asociada con la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) y/o proteína de desacoplamiento 1 (Termogenina o Ucp1) en los adipocitos marrones (p.ej. una enfermedad o afección que se beneficiaría de la sobre-expresión, o sobrerregulación, de dichas proteínas), en el que la enfermedad o afección se selecciona del grupo que consiste en obesidad, una enfermedad o afección asociada con la obesidad (tal como diabetes tipo 2 (comienzo en adultos), alta presión sanguínea, ictus ataque al corazón, fallo cardiaco, cálculos biliares gota y artritis gotosa, osteoartritis, apnea del sueño y síndrome de Pickwick) y esteatosis.
La expresión de altos niveles de la proteína de desacoplamiento Ucp1 y/(o su activador transcri pcional Pgcla puede explicar una elevada tasa de gasto energético, adiposidad disminuida y/o protección de la esteatosis hepática inducida por dieta alta en grasas en los mamíferos. Por tanto, se describe también en la presente memoria el tratamiento o prevención de cualquier enfermedad o afección que pueda beneficiarse de estos efectos.
El coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (PGC1a) es un coactivador transcripcional que, en humanos, se codifica por el gen PPARGC1 (también conocido como LEM6, PGC-I(alfa), PGC-1v, PGC1, PGC1A y PPARAGC1A). Las secuencias ejemplares de proteína y ARNm incluyen NM_013261 (ARNm humano), NP_037393 (proteína humana), NM_008904 (ARNm de ratón) y NP_032930 (proteína de ratón).
La proteína de desacoplamiento 1 (denominada proteína de desacoplamiento por sus descubridores y conocida actualmente por UCP1 o Termogenina) es una proteína de desacoplamiento encontrada en la mitocondria del tejido adiposo marrón (TAM). Se usa para generar calor mediante termogénesis sin temblores. La termogénesis sin temblores es el medio principal de generación de calor en mamíferos que hibernan y en los bebés humanos. Las secuencias ejemplares de proteína y ARNm incluyen NM_021833 (ARNm humano), NP_068605 (proteína humana), NM_009463 (ARNm de ratón) y NP_033489 (proteína de ratón).
También descrita en la presente memoria, la enfermedad o afección es tratable por la sobreexpresión de coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma y/o proteína de desacoplamiento 1 en los adipocitos marrones en adipocitos marrones. La enfermedad o afección puede ser tratable por la sobreexpresión de coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma y la proteína de desacoplamiento 1 en los adipocitos marrones.
También descrito en la presente memoria, la enfermedad o afección a tratar puede estar asociada además con niveles disminuidos de Igf1 (que puede ser resultante del efecto de la inhibición de PI3K). Esto puede promover la restricción calórica, y este factor puede ser útil por consiguiente en el tratamiento de las enfermedades mencionadas en la presente memoria.
También descrito en la presente memoria, la enfermedad o afección es una enfermedad o afección asociada con el gasto energético. El consumo de oxígeno es un medio clásico de evaluar el gasto energético, el principal componente del equilibrio energético. Cuando el equilibrio de energía es positivo (es decir, el cuerpo consume más energía que la que gasta), el peso aumenta. Esto se observa durante la fase dinámica de la obesidad y durante los cambios de composición corporal con el envejecimiento. Por tanto, por “enfermedad o afección asociada con el gasto energético” se quiere decir cualquier enfermedad o afección asociada con la tasa de consumo energético en un individuo. Dichas enfermedades o afecciones incluyen obesidad y enfermedades o afecciones asociadas con la obesidad.
Por consiguiente, también descrito en la presente memoria, la enfermedad o afección puede ser una enfermedad o afección asociada con desequilibrio energético (es decir, una enfermedad o afección asociada con un exceso o deficiencia de energía en un individuo). Preferiblemente, la enfermedad o afección está asociada con una enfermedad o afección asociada con desequilibrio energético positivo (es decir una ganancia de desequilibrio energético). Sin embargo, aunque se prefiere menos, la enfermedad o afección puede estar asociada también con un desequilibrio energético negativo (es decir, una pérdida de desequilibrio energético). Las enfermedades y afecciones asociadas con dichos estados fisiológicos incluyen obesidad, una enfermedad o afección asociada con la obesidad, esteatosis y envejecimiento biológico (envejecimiento por rendimiento). En particular, la enfermedad o afección que puede tratarse es obesidad asociada con un desequilibrio energético positivo (p.ej. la obesidad puede tratarse o prevenirse promoviendo el gasto energético).
En una realización preferida la enfermedad o afección asociada con el gasto energético es la obesidad. Por “obesidad” se quiere decir una acumulación de grasa corporal en exceso hasta un grado que puede tener un efecto adverso en la salud. En humanos, el índice de masa corporal (IMC) se usa normalmente para definir la obesidad. El IMC se calcula según la siguiente fórmula - IMC = kilogramos/metros2. Un IMC de 25,0-29,9 indica que un individuo tiene sobrepeso, un IMC de 30,0-34,9 indica obesidad de clase I, un IMC de 35,0-39,9 indica obesidad de clase II y un IMC de >40,0 indica obesidad de clase II, según las directrices de la Organización Mundial de la Salud.
La enfermedad o afección puede estar también asociada con la obesidad. La obesidad es generalmente nociva para la salud y puede llevar a un número de afecciones asociadas que incluyen diabetes tipo 2 (comienzo en adultos), alta presión sanguínea, ictus ataque al corazón, fallo cardiaco, cálculos biliares gota y artritis gotosa, osteoartritis, apnea del sueño y síndrome de Pickwick. Para evitar dudas, las enfermedades y afecciones asociadas con la obesidad no pueden ser cáncer (aunque, dado que la obesidad puede considerarse un riesgo para el cáncer, la prevención del cáncer puede darse como una consecuencia indirecta del tratamiento). Por tanto, la enfermedad o afección a tratar/prevenir está directamente asociada con el desequilibrio energético y por lo tanto es preferiblemente la propia obesidad. Sin embargo, en una realización, la enfermedad o afección a tratar puede incluir además de la propia obesidad una afección adicional asociada con la obesidad (tal como una mencionada anteriormente o p.ej. cáncer, dado que el tratamiento o prevención de la obesidad puede prevenir en última instancia (como una consecuencia indirecta) dichas enfermedades/afecciones asociadas con la obesidad).
El estudio del gasto energético tiene profundas raíces en el entendimiento del envejecimiento y la esperanza de vida en todas las especies. En los humanos, el gasto energético total disminuye esencialmente en la edad avanzada que resulta de cambios paralelos en la tasa metabólica en reposo (TMR) y el gasto energético activo. Para la TMR, esta reducción parece que se debe a una reducción en la masa de órganos y las tasas metabólicas específicas para los tejidos individuales. Sin embargo, estos cambios anatómicos explican muy poco respecto al declive en el gasto energético en actividad, que está gobernado tanto por fuentes genéticas como ambientales. La reciente evidencia sugiere que el GE activo tiene un papel importante en la orden de la esperanza de vida y por consiguiente pone énfasis en la futura investigación para descubrir los mecanismos biológicos subyacentes. Por consiguiente, como se describe en la presente memoria, la enfermedad o afección asociada con el gasto energético es el envejecimiento biológico (envejecimiento por rendimiento).
Por “envejecimiento biológico”, también conocido como envejecimiento por rendimiento, se entiende el cambio en la biología de un organismo cuando envejece después de su madurez inicial (p.ej. infancia). Por tanto, por “tratar el envejecimiento biológico” se quiere decir que la edad biológica/de rendimiento de un individuo se reduce respecto a su edad cronológica (es decir, uno o más biomarcadores del envejecimiento biológico se mejora, respecto al valor predicho para la edad cronológica del individuo). Hay numerosos métodos para determinar la edad biológica, para una revisión detallada véase Biological Aging: Methods and Protocols (Methods in Molecular Biology), 2007, Trygve
O. Tollefsbol (ed.), Humana Press. Sin embargo, dos métodos fiables incluyen la medida de la prueba de coordinación neuromuscular (tal como la “prueba de cuerda” para roedores) y/o la resistencia a la insulina. Para protocolos específicos, véase la actual sección de Ejemplos. En una realización el “envejecimiento biológico” incluye tanto los parámetros medidos del envejecimiento del rendimiento como los parámetros percibidos de envejecimiento. Otras medidas de envejecimiento biológico incluyen la curación de heridas, blanqueamiento del pelo, nuevo crecimiento del pelo y osteoporosis.
En una realización alternativa, la enfermedad o afección asociada con el gasto energético es esteatosis, en particular, esteatosis hepática. La esteatosis es la acumulación anormal y excesiva de células lipídicas.
En una realización del primer aspecto de la invención el inhibidor de fosfoinositida 3-quinasa de la invención es un inhibidor de fosfoinositida 3-quinasa de clase I, inhibidores de fosfoinositida 3-quinasa de clase II o inhibidores de fosfoinositida 3-quinasa de clase III. Los inhibidores de fosfoinositida 3-quinasa de clase I de la invención pueden ser un inhibidor de fosfoinositida 3-quinasa de clase IA o de clase IB. Por ejemplo los inhibidores de fosfoinositida 3-quinasa de clase IA pueden inhibir la isoterma p110a, isoterma p110p y/o isoterma p1105. Preferiblemente, se inhiben la isoterma p110a y la isoterma p1105. De forma alternativa, donde el inhibidor de fosfoinositida 3-quinasa es un inhibidor de clase IB, preferiblemente se inhibe la isoterma p110y.
Un compuesto que es un inhibidor de PI3K (p.ej., inhibidor de PI3K de clase I, tal como PI3Ka) puede determinarse fácilmente por un experto. Por ejemplo, incluirá cualquier sustancia/compuesto que muestre un efecto inhibidor de PI3K como puede determinarse en una prueba descrita en la presente memoria. En particular, un compuesto/sustancia puede clasificarse como un inhibidor de PI3K si se encuentra que muestra un 50% de inhibición a una concentración de 200 pM o por debajo (por ejemplo a una concentración de por debajo de 100 pM, p.ej., por debajo de 50 pM, o incluso por debajo de 10 pM, tal como por debajo de 1 pM).
Por ejemplo, un compuesto/sustancia puede clasificarse como un inhibidor de PI3K si se encuentra que muestra: (i) en el ensayo de actividad de PI3K in vitro descrito a continuación un 50% de inhibición a una concentración de 200 pM o por debajo, en particular por debajo de 50 pM, p.ej., por debajo de 10 pM (lo más preferiblemente por debajo de 1 pM, o incluso por debajo de 0,1 pM); y/o
(ii) en el ensayo celular de inhibición de la fosforilación de AKT (análisis de inmunoelectrotransferencia de Western) un 50% de inhibición a una concentración de 100 pM o por debajo, en particular por debajo de 50 pM, p.ej., por debajo de 10 pM (lo más preferiblemente por debajo de 1 pM o incluso por debajo de 0,1 pM).
Para los propósitos de esta invención el inhibidor de PI3K puede actuar también como un inhibidor de otra proteína o lípido quinasa, tal como mTOR. Por tanto, en una realización, el inhibidor de PI3K es un inhibidor sencillo y en una realización separada puede ser también un “inhibidor dual”, es decir puede inhibir también mTOR (como puede determinarse en una prueba conocida por el experto, p.ej., tal como la descrita en la presente memoria).
Por consiguiente, el inhibidor de fosfoinositida 3-quinasa de la invención puede seleccionarse del grupo que consiste en wortmanina, demetoxiviridina, LY294002, PX-866, palomida 529, GSK615, IC87114, fosfatasa y homólogo de tensina (Pten) y cualquiera de los inhibidores de fosfoinositida 3-quinasa enumerados en la Tabla A (cuyos inhibidores de PI3K pueden también inhibir mTOR), posterior.
Tabla A - inhibidores de PI3K


Los inhibidores de PI3K mencionados en la Tabla A anterior pueden ser conocidos y están actualmente en ensayos clínicos.
El inhibidor de PI3-K de la invención puede ser también un compuesto de fórmula 1:

en el que:
R2 y R3 representan independientemente:
(i) hidrógeno;
(ii) Q1;
(iii) alquilo C1-12 opcionalmente sustituido por uno o más sustituyentes seleccionados de =O, =S, =N(R10a) y Q2; o R2 o R3 pueden representar un fragmento de fórmula IA,

m representa 0, 1, 2, 3, 4, 5 o 6;
cada R15 representa hidrógeno, halo (p.ej., fluoro) o alquilo C1-6 opcionalmente sustituido por uno o más sustituyentes seleccionados de E1; o
los dos grupos R15 pueden unirse para formar (junto con el átomo de carbono necesario al que esos grupos R15 están necesariamente unidos) un anillo (espiro-cíclico) de 3 a 6 miembros, cuyo anillo contiene opcionalmente uno o más dobles enlaces y opcionalmente contiene un heteroátomo adicional seleccionado de nitrógeno, azufre y oxígeno, y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de E2;
Ra y Rb se unen, junto con el átomo de nitrógeno necesario al que están necesariamente unidos, para formar un primer grupo cíclico de 3 a 7 miembros, que contiene opcionalmente un heteroátomo adicional seleccionado de nitrógeno, azufre y oxígeno, y cuyo anillo:
(a) está condensado a un segundo anillo que es o bien un grupo heterocicloalquilo saturado de 3 a 7 miembros que contiene uno a cuatro heteroátomos seleccionados de oxígeno, azufre y nitrógeno (preferiblemente oxígeno y nitrógeno), un anillo carbocíclico saturado de 3 a 12 miembros, o un anillo carbocíclico o heterocíclico insaturado de 5 a 12 miembros (en que los heteroátomos se seleccionan preferiblemente de azufre y, especialmente, nitrógeno y oxígeno);
(b) comprende un grupo conector -(C(Rx)2)p- y/o -(C(Rx)2)r-O-(C(Rx)2)s- (en el que p es 1 o 2; r es 0 o 1; s es 0 o 1; y cada Rx representa independientemente hidrógeno o alquilo C1-6), que une cualquiera de dos átomos no adyacentes del primer anillo de 3 a 7 miembros (es decir, que forma una estructura en puente); o
(c) comprende un segundo anillo que es o bien un anillo carbocíclico saturado de 3 a 12 miembros o un grupo heterocicloalquilo saturado de 3 a 7 miembros que contiene uno a cuatro heteroátomos seleccionados de oxígeno y nitrógeno, y cuyo segundo anillo se une con el primer anillo por medio de un único átomo de carbono común a ambos anillos (es decir, que forma un espirociclo),
Todos los grupos cíclicos, definidos por la unión de Ra y Rb, están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O y E3;
R4 representa hidrógeno o un sustituyente seleccionado de halo, -CN, -OR10b, -N(R10b)R11b, -C(O)N(R10b)R11b, -C(O)R10b, alquilo C1-6 y heterocicloalquilo (p.ej., un heterocicloalquilo de 3 a 7 miembros), cuyos últimos dos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E4 y =O;
Pero en el que al menos uno de R2, R3 y R4 representa un sustituyente distinto de hidrógeno;
R5 representa arilo o heteroarilo (los cuales están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E5);
Cada Q1 y Q2 representa independientemente, en cada ocasión que se usan en la presente memoria:
Halo, -CN, -NO2 , -N(R10a)R11a, -OR10a, -C(=Y)-R10a, -C(=Y)-OR10a, ■ C(=Y)N(R10a)R11a, -OC(=Y)-R10a, -OC(=Y)-OR10a, -OC(=Y)N(R10a)R11a, -OS(O)2OR10a, -OP(=Y)(OR10a)(OR11a), -OP(OR10a)(OR11a), -N(R12a)C(=Y)R11a, -N(R12a)C(=Y)OR11a, -N(R12a)C(=Y)N(R10a)R11a, -NR12aS(O)2R10a -NR12aS(O)2N(R10a)R11a, S(O)2N(R10a)R11a, -SC(=Y)R10a -S(O)2R10a, SR -,1100aa, S(O)R -,1100aa, alquilo C1-12, heterocicloalquilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O, =S, =N(R10a) y E6), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E7);
Cada R10a, R11a, R12a, R10b, R11b y R12b representan independientemente, en cada ocasión que se usen en la presente memoria, hidrógeno, alquilo C1-12, heterocicloalquilo (cuyos dos últimos grupos se sustituyen opcionalmente por uno o más sustituyentes seleccionados de =O, =S, =N(R20) y E10), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E11); o
Cualquier par relevante de R 10a , R 11a y R 12a (por ejemplo, cuando están unidos al mismo átomo, átomo adyacente (es decir, relación 1,2) o a átomos que están a dos átomos de distancia, es decir en una relación 1,3) y/o cualquier par de R10b y R11b pueden estar unidos para formar (p.ej. junto con el átomo de nitrógeno necesario al que pueden estar unidos) un anillo de 4 a 20 (p.ej. 4 a 12) miembros, que contiene opcionalmente uno más heteroátomos (por ejemplo, además de aquellos que pueden estar ya presentes, p.ej. (un) heteroátomo(s) seleccionado(s) de oxígeno, nitrógeno y azufre), que contienen opcionalmente una o más insaturaciones (preferiblemente, dobles enlaces) y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de =O, =S, =N(R20) y E12;
Cada E1, E2, E3, E4, E5, E6, E7, E10, E11 y E12 independientemente representa, en cada ocasión en que se use en la presente memoria:
(i) Q4;
(ii) alquilo C1-12 opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y Q5 ; o
Cualquiera de dos grupos E 1 , E 2 , E 3 , E 4 , E 5 , E 6 , E 7 , E 10 , E 11 o E 12 , por ejemplo en grupos alquilo C1-12, p.ej. cuando están unidos al mismo carbono o átomos de carbono adyacentes o en grupos arilo, p.ej. cuando se unen a átomos de carbono adyacentes, pueden unirse para formar un anillo de 3 a 12 miembros, que contiene opcionalmente uno o
más (p.ej. uno a tres) insaturaciones (preferiblemente, enlaces dobles), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y J1;
Cada Q4 y Q5 representan independientemente, en cada ocasión que se use en la presente memoria:
Halo, -CN, -NO2 , -N(R20)R21, -OR20, -C(=Y)-R20, -C(=Y)-OR20, -C(=Y)N(R20)R21, -OC(=Y)-R20, -OC(=Y)-OR20, -OC(=Y)N(R20)R21, -OS(O)2OR20, -OP(=Y)(OR20)(OR21), -OP(OR20)(OR21), -N(R22)C(=Y)R2 , -N(R22)C(=Y)OR21, -N(R22)C(=Y)N(R20)R21, -NR22S(O)2R20, -NR22S(O)2N(R20)R21, S(O)2N(R20)R21, -SC(=Y)R20, -S(O)2R2°, -s r 20, -S(O)R20, alquilo C1.6, heterocicloalquilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O y J2), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de J3);
Cada Y representa independientemente, en cada ocasión que se usa en la presente memoria, =O, =S, =NR23 o =N-CN;
Cada R 20 , R 21 , R 22 y R 23 representan independientemente, en cada ocasión que se usen en la presente memoria, hidrógeno, alquilo C1-6, heterocicloalquilo (cuyos últimos dos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de J4 y =O), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de J5); o
Cualquier par relevante de R20, R21 y R22 puede (por ejemplo, cuando están unidos al mismo átomo, átomo adyacente (es decir, relación 1,2) o a átomos que están a dos átomos de distancia, es decir en una relación 1,3) unirse para formar (p.ej. junto con el átomo de nitrógeno necesario al que pueden estar unidos) un anillo de 4 a 20 (p.ej., 4 a 12) miembros, que contiene opcionalmente uno o más heteroátomos (por ejemplo, además de aquellos que pueden ya estar presentes, p.ej. (un) heteroátomo(s) seleccionado(s) de oxígeno, nitrógeno y azufre), que contiene opcionalmente una o más insaturaciones (preferiblemente, dobles enlaces), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de J6 y =O;
Cada J1, J2, J3, J4, J5 y J6 representa independientemente, en cada ocasión que se usen en la presente memoria: (i) Q7;
(ii) alquilo C1-6 o heterocicloalquilo, los cuales están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O y Q8;
Cada Q7 y Q8 representa independientemente, en cada ocasión que se usa en la presente memoria:
-CN o preferiblemente, halo, -N(R50)R51, -OR50, -C(=Ya)-R50, -C(=Ya)-OR50, -C(=Ya)N(R50)R51, -N(R52)C(=Ya)R51, -NR52S(O)2R50, -S(O)2R50, SR50, S(O)R50 o alquilo C1-6 , opcionalmente sustituido por uno o más átomos fluoro;
Cada Ya representa independientemente, en cada ocasión que se usa en la presente memoria, =O, =S, =NR53 o =N-CN;
Cada R50, R51, R52 y R53 representa independientemente, en cada ocasión que se usa en la presente memoria, hidrógeno o alquilo C1-6 opcionalmente sustituido por uno o más sustituyentes seleccionados de fluoro, -OR60 y -N(R61)R62; o
Cualquier par relevante de R50, R51 y R52 puede (por ejemplo cuando están unidos al mismo átomo o adyacentes) unirse para formar, un anillo de 3 a 8 miembros, que contiene opcionalmente uno o más heteroátomos (por ejemplo, además de aquellos que pueden estar ya presentes, heteroátomos seleccionados de oxígeno, nitrógeno y azufre), que contiene opcionalmente una o más insaturaciones (preferiblemente, dobles enlaces), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y alquilo C1-3;
R60, R61 y R62 representan independientemente hidrógeno o alquilo C1-6 opcionalmente sustituidos por uno o más átomos fluoro;
O un éster, amida, solvato o sal del mismo farmacéuticamente aceptable,
Cuyos compuestos, ésteres, amidas, solvatos y sales pueden denominarse en adelante como “los compuestos de la invención”.
Los compuestos de la invención pueden probarse para la inhibición de PI3K en una prueba conocida por el experto, por ejemplo una prueba descrita a continuación. Otros compuestos que son inhibidores de PI3K conocidos pueden también haberse probado en dichas pruebas.
También descrito en la presente memoria, se reduce el envejecimiento biológico (envejecimiento por rendimiento). Por consiguiente, uno o más valores del biomarcador asociado con el envejecimiento biológico de un individuo que se trata están mejorados en comparación con el valor del biomarcador de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Preferiblemente se reduce el envejecimiento biológico
(envejecimiento por rendimiento) en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70% o al menos 75%.
También descrito en la presente memoria, se mejora la coordinación neuromuscular. Por consiguiente, la coordinación neuromuscular de un individuo que se trata se mejora preferiblemente en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la coordinación neuromuscular de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, se reduce la resistencia a la insulina. Por consiguiente, la resistencia a la insulina de un individuo que se trata se reduce preferiblemente en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70% o al menos 75% en comparación con la resistencia a la insulina de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. También descrito en la presente memoria, la esperanza de vida del individuo que se trata se aumenta en comparación con la esperanza de vida de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Preferiblemente, la esperanza de vida se aumenta en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140% o al menos 150%.
También descrito en la presente memoria, la esperanza de vida se aumenta independientemente del desarrollo de cáncer en el individuo. Por ejemplo, la esperanza de vida puede aumentarse independientemente del desarrollo de linfoma en el individuo.
También descrito en la presente memoria, el gasto energético biológico de un individuo que se trata se aumenta en comparación con el gasto energético de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Preferiblemente, el gasto energético biológico se aumenta en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500%.
El gasto energético biológico (es decir, el número de calorías consumidas por un organismo en un periodo de tiempo especificado) puede determinarse por cualquier medio adecuado conocido en la técnica. Un método adecuado, descrito en U, D'Alession & Thomas, 2006, Cell. Metab. 3:393-402, es la calorimetría indirecta (véase también, la sección medidas metabólicas de los presentes Ejemplos). Otras medidas de gasto energético biológico incluyen peso frente a alimento ingerido, consumo de O2 relacionado con la producción de CO2.
También descrito en la presente memoria, el gasto energético biológico solo se aumenta en individuos que se tratan que tienen un exceso de grasa corporal (es decir, individuos con sobrepeso u obesos) y/o los individuos que experimentan equilibrio energético positivo. Por tanto, en una realización el gasto energético biológico no se aumenta en individuos que se tratan que no tienen un exceso de grasa corporal (es decir, individuos sin sobrepeso y no obesos) o que no experimentan equilibrio energético. El equilibrio energético positivo puede ser agudo o crónico. También descrito en la presente memoria, la adiposidad total (es decir, el contenido total de adipocitos de un individuo) se disminuye en comparación con la adiposidad total en un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. La adiposidad total puede determinarse por cualquier medio adecuado conocido en la técnica tal como índice de masa corporal (IMC), bioimpedancia, medidas de calibrador o tomografía computerizada. Sin embargo, un medio adecuado es la absorciometría con rayos X de doble energía que usa una región de interés que comprende el cuerpo entero (véase la sección medidas metabólicas de los presentes Ejemplos).
También descrito en la presente memoria, la adiposidad total se disminuye en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con la adiposidad total de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, la adiposidad total se disminuye solo en individuos que se tratan que tienen un exceso de grasa corporal (es decir, individuos con sobrepeso u obesos). Por tanto, en una realización la adiposidad total no se reduce en individuos que se tratan que no tienen un exceso de grasa corporal (es decir, individuos sin sobrepeso o no obesos).
También descrito en la presente memoria, el número de adipocitos marrones se aumenta en comparación con la adiposidad total de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Preferiblemente, el número de adipocitos marrones en un individuo que se trata está aumentado en al menos 5%, por ejemplo, al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con el número de adipocitos marrones de un individuo equivalente diferente que no se ha tratado con
el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, el peso de tejido adiposo marrón (TAM) está aumentado en comparación con el peso de tejido adiposo marrón de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Por consiguiente, se prefiere que el peso de tejido adiposo marrón (TAM) en un individuo que se trata esté aumentado en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500%.
También descrito en la presente memoria, el número de tejido adiposo blanco (TAB) en un individuo que se trata está disminuido en comparación con el número de tejido adiposo blanco de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Por consiguiente, el número de tejido adiposo blanco (TAB) puede estar disminuido en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80% o al menos 85%.
También descrito en la presente memoria, el peso de tejido adiposo blanco (TAB) en un individuo que se trata está disminuido en comparación con el peso de tejido adiposo blanco de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Por consiguiente, el peso de tejido adiposo blanco (TAB) puede estar disminuido en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80% o al menos 85%.
También descrito en la presente memoria, el peso y/o número de tejido adiposo blanco (TAB) solo se disminuye en individuos que se tratan que tienen un exceso de grasa corporal (es decir, individuos con sobrepeso u obesos). Por tanto, en una realización el peso y/o número de tejido adiposo blanco (TAB) no se reduce en individuos que se tratan que no tienen un exceso de grasa corporal (es decir, individuos sin sobrepeso o no obesos).
También descrito en la presente memoria, la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) se aumenta en los adipocitos marrones. También descrito en la presente memoria, la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma en un individuo que se trata se aumenta en los adipocitos marrones en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
La concentración de proteína puede medirse directamente o indirectamente (por medio de la medida de ácidos nucleicos asociados).
Los métodos de detección y/o medida de la concentración de proteína y/o ácido nucleico se conocen bien por los expertos en la técnica, véase por ejemplo Sambrook y Russell, 2001, Cold Spring Harbor Laboratory Press.
Los métodos preferidos para la detección y/o la medida de proteína incluyen inmunoelectrotransferencia de Western, inmunoelectrotransferencia de North-Western, ensayos inmunoabsorbentes (ELISA); micromatriz de anticuerpos, micromatriz de tejidos (TMA), inmunoprecipitación, hibridación in situ y otras técnicas de inmunohistoquímica, radioinmunoensayo (RIA), ensayos inmunoradiométricos (IRMA) y ensayos inmunoenzimáticos (IEMA), que incluyen ensayos tipo sándwich que usan anticuerpos monoclonales y/o policlonales. Se describen ensayos tipo sándwich ejemplares en David et al., en las Patentes de EE.UU. núms. 4.376.110 y 4.486.530, incorporadas aquí por referencia. La tinción de células con anticuerpos en portaobjetos puede usarse en métodos bien conocidos en las pruebas diagnósticas del laboratorio de citología, como saben bien los expertos en la técnica.
Típicamente, ELISA implica el uso de enzimas que dan un producto de reacción coloreado, normalmente en ensayos en fase sólida. Enzimas tales como peroxidasa de rábano y fosfatasa se han empleado ampliamente. Una forma de amplificar la reacción de la fosfatasa es usar NADP como un sustrato para generar NAD que actúa ahora como una coenzima para un segundo sistema enzimático. La pirofosfatasa de Escherichia coli proporciona un buen conjugado porque la enzima no está presente en tejidos, es estable y da un buen color de reacción. También pueden usarse sistemas quimioluminiscentes basados en enzimas tales como luciferasa.
La conjugación con la vitamina biotina se usa frecuentemente ya que ésta puede detectarse fácilmente por su reacción con la avidina o estreptavidina unida a enzima a la que se une con gran especificidad y afinidad.
Los métodos preferidos para la detección y/o medida de ácido nucleico (p.ej., ARNm) incluyen inmunoelectrotransferencia de southern, inmunoelectrotransferencia de northern, reacción de la cadena polimerasa (PCR), PCR transcriptasa inversa (RT-PCR), PCR a tiempo real cuantitativa (qRT-PCR), nanomatriz, micromatriz, macromatriz, autorradiografía e hibridación in situ.
También descrito en la presente memoria, la expresión de la proteína de desacoplamiento 1 (también conocida como Termogenina o Ucp1) se aumenta en los adipocitos marrones. Se prefiere que la expresión de la proteína de desacoplamiento 1 en un individuo que se trata se aumente en los adipocitos marrones en al menos 5%, por ejemplo
al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450%, o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no ha sido tratado con el inhibidor de fosfoinositida 3-quinasa. También descrito en la presente memoria, el nivel del homólogo 1 del oncogén vírico timoma murino v-akt activo (también conocido como Akt o PKB) se disminuye en los adipocitos marrones. Preferiblemente, el nivel de homólogo 1 del oncogén vírico timoma murino v-akt activo en un individuo que se está probando se disminuye en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, el nivel de proteína forkhead box O1 (FOXO1) activa se aumenta en los adipocitos marrones. Preferiblemente, el nivel de proteína forkhead box O1 (FOXO1) activa se aumenta en un individuo que se trata en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, el nivel de proteína forkhead box O3 (FOXO3) activa se aumenta en los adipocitos marrones. Se prefiere que se aumente en un individuo que se trata en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. También descrito en la presente memoria, el nivel de Irs1 fosforilada en Ser/Thr se disminuye en los adipocitos blancos. Se prefiere que se aumente en un individuo que se trata en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con el nivel de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, los adipocitos marrones están situados en el tejido adiposo marrón (TAM). También descrito en la presente memoria, los adipocitos marrones están situados en el tejido adiposo blanco (TAB). También descrito en la presente memoria, los adipocitos marrones están situados tanto en el tejido adiposo marrón (TAM) como en el tejido adiposo blanco (TAB).
Se apreciará que el inhibidor de fosfoinositida 3-quinasa puede administrarse junto con (o bien simultáneamente o de forma consecutiva) uno o más compuestos farmacéuticos adicionales. Preferiblemente, se administra con un medicamento anti-obesidad. Los medicamentos anti-obesidad adecuadas incluyen orlistat, sibutramina, rimonabant, metformina, exenatida, pramlintida y lorcaserina.
También se describe en la presente memoria un método para tratar o prevenir una enfermedad o afección asociada con la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) y/o proteína de desacoplamiento 1 (Termogenina o Ucp1) en los adipocitos marrones en un individuo que comprende administrar una cantidad efectiva de un inhibidor de fosfoinositida 3-quinasa. La enfermedad o afección puede estar asociada con la expresión de coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma y proteína de desacoplamiento 1 en adipocitos marrones y puede estar asociada con la sobreexpresión de cualquiera o ambos.
La enfermedad o afección puede ser una enfermedad o afección asociada con el gasto energético, especialmente una enfermedad o afección asociada con el desequilibrio energético positivo tal como obesidad, una enfermedad o afección asociada con la obesidad, esteatosis y envejecimiento biológico (envejecimiento por rendimiento).
Preferiblemente la enfermedad o afección es obesidad. En una realización igualmente preferida, la enfermedad o afección está asociada con la obesidad, por ejemplo, diabetes tipo 2 (comienzo en adultos), alta presión sanguínea, ictus ataque al corazón, fallo cardiaco, cálculos biliares gota y artritis gotosa, osteoartritis, apnea del sueño y síndrome de Pickwick. En una realización, la enfermedad y afección asociadas con la obesidad no es cáncer.
También descrito en la presente memoria, la enfermedad o afección es el envejecimiento biológico (envejecimiento por rendimiento). De forma alternativa, la enfermedad o afección puede ser esteatosis (es decir, la acumulación anormal y excesiva de lípidos celulares), en particular, esteatosis hepática.
El inhibidor de fosfoinositida 3-quinasa pueden ser unos inhibidores de fosfoinositida 3-quinasa clase I, inhibidores de fosfoinositida 3-quinasa clase II o inhibidores de fosfoinositida 3-quinasa clase III. Los inhibidores de fosfoinositida 3-quinasa clase I puede ser un inhibidor de fosfoinositida 3-quinasa clase IA o clase lB. Por ejemplo, los inhibidores de fosfoinositida 3-quinasa clase IA pueden inhibir la isoforma p110a, la isoforma p110p y/o la isoforma p1105. Preferiblemente, se inhiben la isoforma p110a y la isoforma p1105. De forma alternativa, donde el inhibidor de fosfoinositida 3-quinasa es un inhibidor de clase IB, preferiblemente se inhibe la isoforma p110y. El inhibidor de fosfoinositida 3-quinasa puede seleccionarse del grupo que consiste en wortmanina, demetoxiviridina,
LY294002, BEZ235, CAL101, SF1126, PX-866, GDC-0941, BKM120, XL147, XL765, palomida 529, GSK615, IC87114, CAL263, fosfatasa y homólogo de tensina (Pten) y los demás inhibidores de PI3K mencionados anteriormente (en la Tabla A y el compuesto de fórmula I. También descrito en la presente memoria, el inhibidor de PI3K es un inhibidor de PI3Ka.
También descrito en la presente memoria, se reduce el envejecimiento biológico (envejecimiento por rendimiento). Por consiguiente, uno o más indicadores (es decir, biomarcadores) asociado con el envejecimiento biológico se mejora en comparación con el mismo indicador/biomarcador de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Preferiblemente el envejecimiento biológico (envejecimiento por rendimiento) se reduce en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70% o al menos 75%.
También descrito en la presente memoria, la coordinación neuromuscular puede mejorarse, preferiblemente en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la coordinación neuromuscular de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, se reduce la resistencia a la insulina, preferiblemente, en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la resistencia a la insulina de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, la esperanza de vida del individuo que se trata se aumenta en comparación con la esperanza de vida de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Se prefiere que, la esperanza de vida se aumente en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450%, o al menos 500%. Preferiblemente, la esperanza de vida se aumenta independientemente del desarrollo del cáncer en el individuo. Por ejemplo, la esperanza de vida puede aumentarse independientemente del desarrollo del linfoma en el individuo.
También descrito en la presente memoria, el gasto energético biológico de un individuo que se trata se aumenta en comparación con el gasto energético de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Preferiblemente, el gasto energético biológico se aumenta en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500%.
También descrito en la presente memoria, la adiposidad total (es decir el contenido total de adipocitos de un individuo) se disminuye. Preferiblemente, la adiposidad total se disminuye en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con la adiposidad total de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, el número de adipocitos marrones se aumenta. Preferiblemente, el número de adipocitos marrones en un individuo que se trata se aumenta en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con el número de adipocitos marrones de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, el peso de tejido adiposo marrón (TAM) puede aumentarse en comparación con el peso de tejido adiposo marrón de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Por consiguiente, se prefiere que el peso de tejido adiposo marrón (TAM) en un individuo que se trata se aumente en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%; 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500%.
También descrito en la presente memoria, el peso de tejido adiposo blanco (TAB) en un individuo que se trata puede disminuirse en comparación con el peso de tejido adiposo blanco de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. Por consiguiente, el peso de tejido adiposo blanco (TAB) puede disminuirse en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%; 60%, 65%, 70%, 75%, 80% o al menos 85%.
También descrito en la presente memoria, la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) se aumenta en los adipocitos marrones. Preferiblemente, la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma en un individuo que se trata se
aumenta en los adipocitos marrones en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450%, o al menos 500%, en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, la expresión de proteína de desacoplamiento 1 (también conocida como Termogenina o Ucp1) se aumenta en los adipocitos marrones. Se prefiere que la expresión de la proteína de desacoplamiento 1 en un individuo que se trata esté aumentada en los adipocitos marrones en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%, 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. También descrito en la presente memoria, la expresión del homólogo 1 del oncogén vírico timoma murino v-akt (también conocido como Akt, Akt1 o PKB) se disminuye en los adipocitos marrones. Las secuencias ejemplares de proteína y ARNm incluyen NM_001014431 (ARNm humano), NP_001014431 (proteína humana), NM_009652 (ARNm de ratón) y NP_033782 (proteína de ratón). Preferiblemente, la expresión del homólogo 1 del oncogén vírico timoma murino v-akt en un individuo que se prueba se disminuye al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%; 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. También descrito en la presente memoria, la expresión del homólogo 2 del oncogén vírico timoma murino v-akt (también conocido como Akt2) se disminuye en los adipocitos marrones. Secuencias ejemplares de proteína y ARNm incluyen NM_001626 (ARNm humano), NP_001617 (proteína humana), XM_001000182 (ARNm de ratón) y XP_001000182 (proteína de ratón). Preferiblemente, la expresión del homólogo 2 del oncogén vírico timoma murino v-akt en un individuo que se prueba está disminuido en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%; 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, la expresión del homólogo 3 del oncogén vírico timoma murino v-akt (también conocido como Akt3) se disminuye en los adipocitos marrones. Las secuencias ejemplares de proteína y ARNm incluyen NM_005465 (ARNm humano), NP_005456 (proteína humana), NM_011785 (ARNm de ratón) y NP_035915 (proteína de ratón). Preferiblemente, la expresión del homólogo 3 del oncogén vírico timoma murino vakt en un individuo que se prueba se disminuye en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%; 60%, 65%, 70%, 75%, 80% o al menos 85% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
También descrito en la presente memoria, la expresión de la proteína forkhead box O1 (FOXO1) se aumenta en los adipocitos marrones. Las secuencias ejemplares de proteína y ARNm incluyen NM_002015 (ARNm humano), NP_002006 (proteína humana), NM_019739 (ARNm de ratón) y Np_062713 (proteína de ratón). Preferiblemente, la expresión de la proteína forkhead box O1 (FOXO1) se aumenta en un individuo que se trata en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%; 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa. También descrito en la presente memoria, la expresión de la proteína forkhead box O3 (FOXO3) se aumenta en los adipocitos marrones. Las secuencias ejemplares de proteína y ARNm incluyen NM_001455 (ARNm humano), NP_001446 (proteína humana), XM_001000298 (ARNm de ratón) y XP_001000298 (proteína de ratón). Se prefiere que se aumente en un individuo que se trata en al menos 5%, por ejemplo al menos 10%, 15%, 20%, 25%, 30%, 35%, 40%, 45%, 50%, 55%; 60%, 65%, 70%, 75%, 80%, 90%, 100%, 110%, 120%, 130%, 140%, 150%, 200%, 250%, 300%, 350%, 400%, 450% o al menos 500% en comparación con la expresión de un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
Por “un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3 -quinasa” se quiere decir, un individuo equivalente diferente que no se ha tratado con el inhibidor PI3K e individuos o grupos en los que todos los parámetros distintos del parámetro que se prueba se han estandarizado o ajustado a un nivel estándar para el grupo o individuo. Por ejemplo, el peso de tejido adiposo se mediría de forma efectiva respecto al peso total del organismo (mejor que midiendo el peso de tejido adiposo absoluto solo). La estandarización o control de parámetros que no se prueban es el procedimiento experimental estándar. Por tanto, los parámetros relevantes que necesitan estandarización estarían claros para un experto respecto a cada parámetro a probar. Por tanto “un individuo equivalente diferente que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa” puede referirse a un individuo de control o grupo de individuos de control. De forma alternativa, puede referirse al individuo que se trata antes que empezara el tratamiento (preferiblemente, inmediatamente antes de que comenzara el tratamiento). También descrito en la presente memoria, los adipocitos marrones están situados en el tejido adiposo marrón (TAM). Sin embargo, también se describe en la presente memoria, los adipocitos marrones están situados en el tejido adiposo blanco (TAB). Los adipocitos marrones pueden estar situados en el tejido adiposo marrón (TAM) y el tejido adiposo blanco (TAB).
Se apreciará que el inhibidor de fosfoinositida 3-quinasa debería administrarse en una cantidad efectiva. Puede administrarse junto con (o bien simultáneamente o consecutivamente) uno o más compuestos farmacéuticos adicionales, por ejemplo otro medicamento anti-obesidad. Los medicamentos anti-obesidad adecuados incluyen orlistat, sibutramina, rimonabant, metformina, exenatida, pramlintida y lorcaserina.
El término “cantidad efectiva” como se usa en la presente memoria, se refiere a esa cantidad que proporciona una señal suficientemente detectable para un régimen de administración dado. Esta es una cantidad predeterminada de material activo calculada para producir una potencia de señal deseada en asociación con el aditivo y diluyente necesarios, es decir, un transporte o vehículo de administración. Como se aprecia por los expertos en la técnica, la cantidad de un compuesto puede variar dependiendo de su actividad específica. Las cantidades de dosificación adecuadas pueden contener una cantidad predeterminada de composición activa calculada para producir la potencia de señal deseada en asociación con el diluyente necesario. En los métodos y uso para la fabricación de composiciones descritas en la presente invención, se proporciona una cantidad efectiva del componente activo. Una cantidad efectiva puede determinarse por el médico o veterinario experto en base a las características del paciente, tales como edad, peso, sexo, afección, complicaciones, otras enfermedades, etc., como se sabe bien en la técnica. La administración puede ser oral, intravenosa, subcutánea, bucal, rectal, dérmica, nasal, traqueal, bronquial, sublingual, o cualquier otra ruta parenteral o por medio de inhalación, en una forma de dosificación farmacéuticamente aceptable.
La administración puede ser por medio de formulaciones farmacéuticas conocidas, que incluyen comprimidos, cápsulas, o elixires para la administración oral, supositorios para la administración rectal, disoluciones o suspensiones estériles para la administración parenteral o intramuscular, y similares. El tipo de formulación farmacéutica puede seleccionarse con respecto a la ruta prevista de administración y práctica farmacéutica estándar. Dichos vehículos farmacéuticamente aceptables pueden ser químicamente inertes a los compuestos activos y pueden no tener efectos secundarios perjudiciales o toxicidad bajo las condiciones de uso.
Las formas de dosificación a administrar deberían ser también estándar. Por ejemplo, un profesional médico, u otro experto, será capaz de determinar de forma rutinaria la dosis real, que será la más adecuada para un paciente individual.
Se pretende que los métodos comprendan al menos las mismas características o equivalentes que el primer aspecto de la invención.
Un tercer aspecto de la presente invención se refiere a un inhibidor de fosfoinositida 3-quinasa como se define en el primer aspecto de la invención, para uso no terapéutico en la promoción de pérdida de peso en un individuo que lo necesita. El individuo que se trata puede o no estar clínicamente obeso.
Los compuestos preferidos de la invención (es decir, los inhibidores de PI3K preferidos para el uso de la invención) incluyen aquellos en que:
R2 y R3 representa(n) de forma independiente hidrógeno, un fragmento de fórmula IA, alquilo C1-6 (opcionalmente sustituido por uno o más (p.ej. uno) sustituyente(s) seleccionado(s) de Q2) o un sustituyente seleccionado de Q1; Q1 representa halo (p.ej. bromo, cloro, yodo) -CN, -N(R10a)R11a, -C(=Y)OR10a, -C(=Y)-R10a, -C(=Y)-N(R10a)R11a, alquilo C1-6 (opcionalmente sustituido por uno o más (p.ej. uno) sustituyente(s) seleccionado(s) de E6) y heterocicloalquilo (p.ej. un grupo heterocicloalquilo de 5, 7 o, preferiblemente, de 6 miembros, que contiene preferiblemente uno o dos heteroátomos (p.ej. seleccionado de nitrógeno, oxígeno y azufre), y que puede contener una insaturación, p.ej. un doble enlace, formando entonces p.ej. azepanilo o, preferiblemente, piperazinilo (p.ej. -piperazinilo), morfolinilo, tiomorfolinilo, piperidinilo (p.ej. 4-piperidinilo, por ejemplo en que la posición 1,2 opcionalmente contiene un doble enlace) o tetrahidropiranilo (p.ej. 4-tetrahidropiranilo), cuyo grupo heterocicloalquilo está opcionalmente sustituido por uno o más sustituyentes seleccionados de =O (que puede estar presente en un átomo de azufre para formar p.ej. un resto -S(O)2-), y, preferiblemente, E6 (p.ej. en que el sustituyente E6 está situado en un heteroátomo de nitrógeno);
Cuando R2 o R3 representa un fragmento de fórmula IA, entonces es preferiblemente R2 que representa dicho fragmento;
Cuando R o R representa un fragmento de fórmula IA (en una realización de la invención uno de R y R , p.ej. R , representa un fragmento de fórmula IA), entonces preferiblemente m representa 1 y cada R15, independientemente representa hidrógeno (formando así un fragmento -CH 2-N(Ra)(Rb));
Ra y Rb se unen para formar un grupo cíclico de 4-, 5- o 6-miembros (preferiblemente que no contiene heteroátomos adicionales, y formando así un grupo azetidinilo, pirrolidinilo, piperidinilo o piperazinilo), que comprende además: (a) un grupo heterocicloalquilo condensado de 6 o preferiblemente 5 miembros (p.ej. pirrolidinilo) (que contiene preferiblemente un heteroátomo, p.ej. nitrógeno, formando así p.ej. un biciclo 5,5-condensado); (b) un grupo conector -CH 2-CH2- (formando así una estructura cíclica con puente) o (c) un grupo heterocicloalquilo de 4, 5 o 6
miembros (en que hay preferiblemente un heteroátomo de nitrógeno, formando así p.ej. pirrolidinilo o piperidinilo) unidos por medio de un único átomo de carbono común para formar un espirociclo (p.ej. 2,8-diaza-espiro[4,5]-decano-8-ilo, 2,8-diaza-espiro[4,5]-decano-2-ilo, 3,9-diaza-espiro[5,5]undecano-3-ilo, 2,7-diaza-espiro[3,5]nonano-7-ilo o 2,7-diaza-espiro[3,5]nonano-2-ilo), cuyos anillos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O y E3 (por ejemplo el segundo anillo puede sustituirse con dichos sustituyentes);
Cuando R2 o R3 representan alquilo C1-12 (p.ej. C1-6), entonces puede ser de cadena lineal, p.ej. alquilo C1-3 acíclico (p.ej. metilo) o cicloalquilo C3-6 (p.ej. ciclopropilo), todos los cuales están opcionalmente sustituidos por uno o más átomos fluoro (formando así por ejemplo un grupo trifluorometilo);
R4 representa hidrógeno, cloro, bromo, yodo, -CN, -C(O)R10b (p.ej. -C(O)H) o metilo opcionalmente sustituido por uno o más (p.ej. uno) sustituyente(s) seleccionado(s) de E4 (en que E4 preferiblemente representa heteroarilo (p.ej. imidazolilo) o, especialmente, -OR20, formando así p.ej. un grupo -CH2OH o un resto -CH 2-heteroarilo);
Uno de R2 y R3 representa un sustituyente como se define anteriormente, y el otro representa hidrógeno o un sustituyente como se define en la presente memoria;
R5 representa arilo (p.ej. fenilo) o heteroarilo (p.ej. un grupo heteroarilo monocíclico de 5 o 6 miembros, o un grupo heteroarilo bicíclico de 10 o preferiblemente 9 miembros, en que, en ambos casos, hay uno o dos heteroátomo(s) presente(s), preferiblemente seleccionados de nitrógeno, formando así p.ej. pirazolilo, piridilo, indazolilo, indolilo, pirimidinilo, indolonilo o pirrolopiridina, tal como pirrolo[2,3]piridina), ambos grupos R5 están opcionalmente sustituidos por uno o más (p.ej. uno o dos) sustituyentes seleccionados de E5 ;
Cada Q2 representa independientemente halo (p.ej. fluoro; y por tanto cuando se sustituye en alquilo, puede formar p.ej. un grupo -CF3) OR10a (en que R10a preferiblemente representa hidrógeno o alquilo C1-2), -N(R10a)R10b, -C(=Y)OR, -C(=Y)R, -C(=Y)N(R10a)R10b, -S(O)2R10a, alquilo C1.6 (p.ej. alquilo C1.3; opcionalmente sustituido por uno o más átomos fluoro), heterocicloalquilo (opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y E6), arilo y/o heteroarilo (p.ej. pirimidinilo; cuyos dos últimos grupos arilo y heteroarilo están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E7);
Cada R10a, R11a. R , R R11b y R12b (p.ej. cada R10a y R11a) independientemente representa hidrógeno o alquilo C1-6 (p.ej. etilo o propilo o cicloalquilo C3-6 tal como ciclohexilo) opcionalmente sustituido por uno o más (p.ej. uno) sustituyente(s) seleccionado(s) de E'°; o
Uno de R10a y R11a puede representar heterocicloalquilo (p.ej. un grupo heterocicloalquilo de 5 o preferiblemente 6 miembros p.ej. que contiene un heteroátomo, formando así p.ej. un grupo piperidinilo o un tetrahidropiranilo; cuyo grupo heterocicloalquilo está opcionalmente sustituido por uno o más (p.ej. uno) sustituyente seleccionado de E10); o Cualquier par relevante de R 10a , R 11a y R 12a (p.ej. R 10a y R 11a ) puede (p.ej. cuando ambos están unidos al mismo átomo de nitrógeno) unirse para formar un anillo 5, 6 o 7 miembros, que contiene opcionalmente un heteroátomo adicional (preferiblemente seleccionado de nitrógeno, oxígeno y azufre), cuyo anillo está preferiblemente saturado (formando así, por ejemplo, un grupo pirrolidinilo, piperidinilo, azepanilo, piperazinilo, morfolinilo o tiomorfolinilo) y opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y E12 (cuyo sustituyente E12 puede estar situado en un heteroátomo de nitrógeno; y/o E12 es preferiblemente halo (p.ej. fluoro), N(R20)R21, -OR20, -C(O)OR20, -OC(O)R20, -C(O)R20 -S(O)2R20 o alquilo C1-3 opcionalmente sustituido por uno o más átomos fluoro o sustituyentes seleccionados de Q5);
Cada E1, E2, E3, E4, E5, E6, E7, E10, E11 y E12 (p.ej. cada E5 y E6) independientemente representa un sustituyente seleccionado de Q4 o alquilo C1-2 opcionalmente sustituido por uno o más sustituyentes seleccionados de Q5 y =O; Q4 representa halo (p.ej. fluoro o cloro), -CN, -OR20, -N(R20)R21, C(=Y)OR20, -C(=Y)R20, -C(=Y)N(R20)R21, -N(R22)-C(=Y)-R21, -NR22S(O)2R20, -S(O)2R20, -N(R22)C(=Y)N(R20)R21, -OC(O)R20, alquilo C1.6 (p.ej. alquilo C1.3; opcionalmente sustituido por uno o más átomos de fluoro), arilo (cuyo último grupo, cuando se une a un grupo alquilo puede formar p.ej. un resto bencilo) o heteroarilo (p.ej. imidazolilo), cuyos últimos dos grupos arilo y heteroarilo están opcionalmente sustituidos por uno o más sustituyentes J3;
Q5 representa halo (p.ej. fluoro), -N(R20)R21, -OR20 y -O-C(O)R20;
Cada E3 independientemente representa -C(=Y)OR20 o -S(O)2R20;
Cada E4 independientemente representa halo (p.ej. fluoro), -OR20 (p.ej. -OH) o heteroarilo (p.ej. imidazolilo);
Cada E5 representa independientemente halo (p.ej. fluoro o cloro), -CN, -OR20, -N(R20)R21, -C(=Y)OR20, -C(=Y)N(R20)R21, -N(R22)-C(=Y)-R21, -NHR22S(O)2R20, -N(R22)C(=Y)N(R20)R21 y/o alquilo C1.6 (p.ej. alquilo C1.3) opcionalmente sustituido por uno o más átomos fluoro;
Cada E6 representa independientemente halo (p.ej. fluoro), -OR20 (en que R20 preferiblemente representa hidrógeno o alquilo C1.2), -N(R20)R21, -C(=Y)OR20, -C(=Y)R20, -C(=Y)N(R20)R21, -S(O)2R20 y/o alquilo C1.6 (p.ej. alquilo C1.3)
opcionalmente sustituido por uno o más átomos fluoro;
Cada E7 representa independientemente -N(R20)R21;
Cada E10 (que está preferiblemente situado en un heteroátomo de nitrógeno, cuando es un sustituyente en un grupo heterocicloalquilo) representa -S(O)2R20, -OR20, -N(R20)R21, -N(R22)-C(O)-R21, -C(O)-OR20 o arilo (cuyo último grupo, cuando se une a un grupo alquilo puede formar p.ej. un resto bencilo; y que puede sustituirse por uno o más sustituyentes J3);
Cada Y representa, en cada ocasión que se usa en la presente memoria, =S o preferiblemente =O;
Cada R , R , R y R (p.ej. cada R y R ) representa independientemente hidrógeno, alquilo C1-4 (p.ej. C1-3) (p.ej. tere-butilo, etilo o metilo; cuyo grupo alquilo está opcionalmente sustituido por uno o más sustituyentes seleccionados de J4) o arilo (p.ej. fenilo; especialmente en el caso de -S(O)2R20 y cuyo grupo arilo está opcionalmente sustituido por uno o más sustituyentes J5); o
Cualquier par relevante de R , R y R (p.ej. R y R ) pueden (p.ej. cuando ambos están unidos al mismo átomo de nitrógeno) estar unidos para formar un anillo de 5 o 6 miembros, que contienen opcionalmente un heteroátomo adicional (preferiblemente seleccionados de nitrógeno y oxígeno), cuyo anillo está preferiblemente saturado (formando así, por ejemplo, un grupo pirrolidinilo, piperazinilo o morfolinilo), y opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y J6 (cuyo sustituyente J6 puede situarse en un heteroátomo de nitrógeno); R22 representa alquilo C1-3 o, preferiblemente, hidrógeno;
Cada J1, J2, J3, J4, J5 y J6 independientemente representa un sustituyente seleccionado de Q7
Cada Q7 y Q8 representan independientemente halo, -N(R50)R51, -C(=Ya)-OR50, -C(=Ya)-N(R50)R51, -(C=Ya)-R50, -S(O)2R50 o alquilo C1-3 opcionalmente sustituido por uno o más átomos de fluoro;
Cada Ya representa independientemente =S o, preferiblemente, =O;
Cada R50 y R51 independientemente representa hidrógeno, alquilo C1-4 (p.ej. tere-butilo o metilo) o R50 y R51, cuando se unen al mismo átomo de carbono, pueden unirse para formar un anillo de 5 o preferiblemente 6 miembros (p.ej. que contiene un heteroátomo adicional, formando así, p.ej. piperazinilo) opcionalmente sustituido por metilo (p.ej. cuyo sustituyente está situado en el heteroátomo nitrógeno adicional).
Otros compuestos preferidos de la invención que pueden mencionarse incluyen:
R2 representa un sustituyente distinto de hidrógeno, y R3 y R4 independientemente representan hidrógeno o un sustituyente distinto de hidrógeno;
R2 representa un sustituyente distinto de hidrógeno;
R2 representa Q1 o alquilo C1-2 (p.ej. metilo) opcionalmente sustituido por Q2 (p.ej. en la posición terminal del grupo metilo);
R3 y R4 independientemente representan alquilo C1-2 o, preferiblemente, hidrógeno o Q1 (p.ej. en que Q1 preferiblemente representa halo (p.ej. cloro) o heterocicloalquilo opcionalmente sustituido por uno o más grupos E6); Al menos uno de R3 y R4 representa hidrógeno;
R5 representa: (a) fenilo (que está sustituido preferiblemente p.ej. por un sustituyente E5 situado preferiblemente en la posición meta); (b) un grupo heteroarilo monocíclico de 5 o 6 miembros (p.ej. 6 miembros) (p.ej. que contiene uno o dos heteroátomos preferiblemente seleccionados de nitrógeno, formando así p.ej. pirimidinilo, tal como 5-pirimidinilo, o piridilo, tal como 3-piridilo), cuyo grupo heteroarilo monocíclico está opcionalmente sustituido p.ej. por uno o dos sustituyente(s) E5 (p.ej. situados en la posición 2 (y opcionalmente en la posición 6), cuando R5 representa pirimidinilo, o, en la posición 6 cuando R5 representa 3-piridilo; en cada caso un sustituyente está preferiblemente en la posición para respecto al punto de unión a la imidazopirazina requerida de la fórmula I); o (c) un grupo heteroarilo bicíclico de 9 a 10 miembros (p.ej. 9 miembros) (p.ej. indazolilo, tal como 4-indazolilo, o azaindolilo, tal como 7-azaindolilo, es decir, pirrolo[2,3-b]piridilo, tal como 7-azaindol-5-ilo), cuyo grupo heteroarilo bicíclico está preferiblemente no sustituido;
Q1 representa -C(O)N(R10a)R11a o -C(O)OR10a (p.ej. en que R10a es alquilo C1.2);
Q 2 representa fluoro, -N(R 10a )R 11a o heterocicloalquilo (p.ej. piperazinilo o morfolinilo) opcionalmente (y preferiblemente) sustituido por uno o más (p.ej. uno) sustituyente(s) (preferiblemente situado en un heteroátomo de nitrógeno) seleccionado de =O y, preferiblemente, E6;
R 10a y R 11a (por ejemplo cuando Q 1 representa -C(O)N(R 10a )R 11a ) representan independientemente hidrógeno,
alquilo C1-3 acíclico (p.ej. C1-2) (p.ej. metilo o etilo) (opcionalmente sustituido por uno o más (p.ej. uno) sustituyente E10), cicloalquilo C5-6 (p.ej. ciclohexilo) (opcionalmente sustituido por uno o más (p.ej. uno) sustituyentes E10) o heterocicloalquilo (p.ej. un grupo heterocicloalquilo de 5 o 6 miembros (p.ej. que contiene un heteroátomo, formando así p.ej. piperidinilo, tal como 4-piperidinilo, o tetrahidropiranilo, tal como 4-tetrahidropiranilo) (opcionalmente sustituido por uno o más (p.ej. uno) sustituyentes E10, que puede situarse en un heteroátomo de nitrógeno);
Cuando Q representa -N(R )R , entonces R y R se unen preferiblemente para formar un anillo de 5 o preferiblemente 6 miembros que contiene preferiblemente un heteroátomo adicional (p.ej. nitrógeno, oxígeno o azufre) (formando así, p.ej. piperazinilo, morfolinilo o tiomorfolinilo) opcionalmente (y preferiblemente) sustituido por uno o más (p.ej. uno) sustituyente(s) (opcionalmente situados en un heteroátomo de nitrógeno) seleccionado de =O, E12 y alquilo C1-2 (p.ej. metilo) opcionalmente sustituido por uno más átomos fluoro (y, p.ej. en el caso de anillos que contienen S, con uno o más (p.ej. uno o dos) =O, cuyo(s) grupo(s) carbonilo está(n) situado(s) en el S para formar p.ej. un resto -S(O)2-);
Cuando E5 representa un sustituyente en fenilo, entonces es preferiblemente Q4 (p.ej. -OR20);
Cuando E5 representa un sustituyente en heteroarilo monocíclico, entonces es preferiblemente Q4 (p.ej. -N(R20)R21) o alquilo C1-2 (p.ej. metilo) opcionalmente sustituido por uno o más átomos fluoro (formando así p.ej. un grupo -CF3); E6 y E12 preferiblemente representan Q4;
E10 representa Q4;
Por ejemplo cuando E5 representa Q4, entonces Q4 representa -OR20 o -N(R20)R21;
Por ejemplo cuando E6 y E12 representan Q4, entonces Q4 representa -S(O)2R20 (p.ej. -S(O)2alquilo C1-4), -C(O)R20 o -OC(O)R20;
E10 representa -N(R20)R21, -OR20 o -C(O)OR20;
Por ejemplo cuando E10 representa Q4 (y E10 es un sustituyente en un grupo alquilo o cicloalquilo), entonces Q4 representa -N(R20)R21 u -OR20 (p.ej. -OCH3 u -OH);
Por ejemplo cuando E10 representa Q4 (y E10 es un sustituyente en un grupo heterocicloalquilo), entonces Q4 representa -C(O)OR20;
R20 y R21 representan independientemente hidrógeno o alquilo C1-4 (p.ej. metilo, etilo o butilo (p.ej. isobutilo)), cuyo grupo alquilo puede (p.ej. en el caso cuando E12 representa -C(O)R20) estar sustituido con un sustituyente J4; o Por ejemplo, cuando E representa -N(R )R , entonces R y R pueden unirse para formar un anillo de 5 o preferiblemente 6 miembros, que contiene opcionalmente un heteroátomo adicional (p.ej. oxígeno, formando así p.ej. morfolinilo);
J4 representa Q7;
Q7 representa -N(R50)R51;
R50 y R51 representan independientemente hidrógeno, o preferiblemente, alquilo C1-2 (p.ej. metilo).
El compuesto más preferido de la invención (es decir, el inhibidor de PI3-K para el uso de la invención) es:

Las sales farmacéuticamente aceptables incluyen sales de adición de ácido y sales de adición de base. Dichas sales pueden formarse por medios convencionales, por ejemplo por reacción de una forma de ácido libre o base libre de
un compuesto de fórmula I con uno o más equivalentes de un ácido o base apropiado, opcionalmente en un disolvente, o en un medio en que la sal es insoluble, seguido por la eliminación de dicho disolvente, o dicho medio, usando técnicas estándar (p.ej. al vacío, por secado por congelación o por filtración). Las sales pueden prepararse también intercambiando un contraión de un compuesto de la invención en la forma de una sal con otro contraión, por ejemplo usando una resina de intercambio iónico adecuado.
Por “éster, amida, solvato o sal del mismo farmacéuticamente aceptable”, se incluyen sales de ésteres o amidas farmacéuticamente aceptables, y solvatos de ésteres, amidas o sales farmacéuticamente aceptables. Por ejemplo, pueden mencionarse ésteres y amidas farmacéuticamente aceptables tales como las definidas en la presente memoria, además de solvatos o sales farmacéuticamente aceptables.
Los ésteres y amidas farmacéuticamente aceptables de los compuestos de la invención se incluyen también en el alcance de la invención. Los ésteres y amidas farmacéuticamente aceptables de los compuestos de la invención pueden formarse a partir de los compuestos correspondientes que tienen un grupo apropiado, por ejemplo un grupo ácido, convertido al éster o amida apropiado. Por ejemplo, ésteres farmacéuticamente aceptables (de ácidos carboxílicos de los compuestos de la invención) que pueden mencionarse incluyen ésteres de alquilo C1-6, arilo C5-10 y/o aril C5-10-alquilo C1-6, opcionalmente sustituidos. Amidas farmacéuticamente aceptables (de ácidos carboxílicos de compuestos de la invención) que pueden mencionarse incluyen las de la fórmula -C(O)N(Rz1)Rz2, en que Rz1 y Rz2 representan independientemente alquilo C1-6, arilo C5-10 o aril C5-10-alquileno C1-6 opcionalmente sustituidos. Preferiblemente, los grupos alquilo C1-6 que pueden mencionarse en el contexto de dichos ésteres y amidas farmacéuticamente aceptables son no cíclicos, p.ej. lineales y/o ramificados.
Compuestos adicionales de la invención que pueden mencionarse incluyen derivados de carbamato, carboxamido o ureido, p.ej. dichos derivados de grupos funcionales amino existentes.
Para los propósitos de esta invención, por lo tanto, los profármacos de la invención se incluyen también en el alcance de la invención.
El término “profármaco” de un compuesto relevante de la invención incluye cualquier compuesto que, después de la administración oral o parenteral, se metaboliza in vivo para formar ese compuesto en una cantidad experimentalmente detectable, y en un tiempo predeterminado (p.ej. en un intervalo de dosificación de entre 6 y 24 horas (es decir una a cuatro veces al día)). Para evitar la duda, el término administración “parenteral” incluye todas las formas de administración distintas de administración oral.
Los profármacos de compuestos de la invención pueden prepararse modificando grupos funcionales presentes en el compuesto de tal forma que las modificaciones se escindan, in vivo cuando dicho profármaco se administre a un mamífero. Las modificaciones típicamente se consiguen sintetizando el compuesto parental con un sustituyente profármaco. Los profármacos incluyen compuestos de la invención en los que un grupo hidroxilo, amino, sulfhidrilo, carboxi o carbonilo en un compuesto de la invención se une a cualquier grupo que puede escindirse in vivo para regenerar el grupo hidroxilo, amino, sulfhidrilo, carboxi o carbonilo libre, respectivamente.
Ejemplos de profármacos incluyen, aunque no están limitados a, ésteres y carbamatos de grupos funcionales hidroxi, grupos ésteres de grupos funcionales carboxilo, derivados de N-acilo y bases de N-Mannich. La información general en profármacos puede encontrarse p.ej. en Bundegaard, H. “Design of Prodrugs” p. I-92, Elsevier, Nueva York-Oxford (1985).
Los compuestos de la invención pueden contener dobles enlaces y pueden por consiguiente existir como isómeros geométricos E (entgegen) y Z (zusammen) aproximadamente cada doble enlace individual. Los isómeros posicionales pueden también estar incluidos por los compuestos de la invención. Todos esos isómeros (p.ej. si un compuesto de la invención incorpora un doble enlace o un anillo condensado, las formas cis- y trans-, están incluidas) y mezclas de los mismos se incluyen en el alcance de la invención (p.ej. isómeros posicionales sencillos y mezclas de isómeros posicionales pueden incluirse en el alcance de la invención).
Los compuestos de la invención pueden mostrar también tautomerismo. Todas las formas tautómeras (o tautómeros) y mezclas de los mismos están incluidas en el alcance de la invención. El término “tautómero” o “forma tautomérica” se refiere a isómeros estructurales de diferentes energías que son interconvertibles por medio de una barrera de baja energía. Por ejemplo, los tautómeros de protón (también conocidos como tautómeros prototrópicos) incluyen interconversiones por medio de la migración de un protón, tal como isomerizaciones ceto-enol e iminaenamina. Los tautómeros de valencia incluyen interconversiones por reorganización de algunos de los electrones de enlace.
Los compuestos de la invención pueden contener también uno o más átomos de carbono asimétricos y por lo tanto muestran isomerismo óptico y/o diastereoisomerismo. Los diastereoisómeros pueden separarse usando técnicas convencionales, p.ej. cromatografía o cristalización fraccionada. Los diversos estereoisómeros pueden aislarse por separación de un racémico u otra mezcla de los compuestos usando técnicas convencionales, p.ej. cristalización fraccionada o HPLC. De forma alternativa los isómeros ópticos deseados pueden hacerse por reacción de los materiales de partida ópticamente activos apropiados bajo condiciones que no provocarán la racemización o
epimerización (es decir, un método de “acumulación quiral”), por reacción del material de partida apropiado con un “auxiliar quiral” que puede posteriormente eliminarse a una etapa adecuada, por derivación (es decir, una resolución, que incluye una resolución dinámica), por ejemplo con un ácido homoquiral seguido por separación de los derivados diastereoméricos por medios convencionales tal como cromatografía, o por reacción con un reactivo quiral apropiado o catalizador quiral todo bajo condiciones conocidas por el experto.
Todos los estereoisómeros (que incluyen aunque no están limitados a diastereisómeros, enantiómeros y atropisómeros) y mezclas de los mismos (p.ej. mezclas racémicas) están incluidos en el alcance de la invención. En las estructuras mostradas en la presente invención, donde la estereoquímica de cualquier átomo quiral particular no se especifica, entonces todos los estereoisómeros se contemplan y se incluyen como los compuestos de la invención. Donde se especifica la estereoquímica por una cuña sólida o línea discontinua que representa una configuración particular, entonces ese estereoisómero está especificado y definido así.
Los compuestos de la presente invención pueden existir en formas no solvatadas además de solvatadas con disolventes farmacéuticamente aceptables tales como agua, etanol y similares, y se pretende que la invención incluya las formas tanto solvatadas como no solvatadas.
La presente invención también incluye los compuestos marcados isotópicamente de la presente invención que son idénticos a los enumerados en la presente memoria, excepto por el hecho de que uno o más átomos están sustituidos por un átomo que tiene una masa atómica o número de masa diferente de la masa atómica o número de masa normalmente encontrado en la naturaleza (o la más abundante encontrada en la naturaleza). Todos los isótopos de cualquier átomo o elemento particular como se especifica en la presente memoria se contemplan en el alcance de los compuestos de la invención. Los isótopos ejemplares que pueden incorporarse en los compuestos de la invención incluyen isótopos de hidrógeno, carbono, nitrógeno, oxígeno, fósforo, azufre, flúor, cloro y yodo, tal como 2H, 3H, 11C, 13C, 14C, 13N, 15O, 17O, 18O, 32P, 33P, 35S, 18F, 36Cl, 123I y 125I. Ciertos compuestos marcados isotópicamente de la presente invención (p.ej., los marcados con 3H y 14C) son útiles en los compuestos y para ensayos de distribución tisular del sustrato. Los isótopos tritiados (3H) y carbono-14 (14C) son útiles por su ayuda en la preparación y detectabilidad. Además, la sustitución con isótopos más pesados tales como deuterio (es decir, 2H puede proporcionar ciertas ventajas terapéuticas que resultan de la mayor estabilidad metabólica (p.ej., vida media in vivo aumentada o necesidades reducidas de dosis) y por tanto pueden preferirse en algunas circunstancias. Los isótopos de emisión de positrones tales, como 15O, 13N, 11C y 18F son útiles para los estudios de tomografía de emisión de positrones (PET) para examinar la ocupación del receptor del sustrato. Los compuestos marcados isotópicamente de la presente invención pueden prepararse generalmente siguiendo procedimientos análogos a los descritos en el Esquema 1 y/o en los Ejemplos en la presente memoria posteriores, sustituyendo un reactivo marcado isotópicamente por un reactivo no marcado isotópicamente.
A menos que se especifique otra cosa, los grupos alquilo C1-q (donde q es el límite superior del intervalo) definidos en la presente memoria pueden ser de cadena lineal o, cuando hay un número suficiente (es decir un mínimo de dos o tres, como sea apropiado) de átomos de carbono, pueden ser de cadena ramificada, y/o cíclicos (formando así un grupo cicloalquilo C3-q). Dichos grupos cicloalquilo pueden ser monocíclicos o bicíclicos y pueden además estar en puente. Además, cuando hay un número suficiente (es decir, un mínimo de cuatro) de átomos de carbono, dichos grupos pueden ser también en parte cíclicos. Dichos grupos alquilo pueden estar también saturados o, cuando hay un número suficiente (es decir un mínimo de dos) de átomos de carbono, pueden estar insaturados (formando, por ejemplo, un grupo alquenilo C2-q o un alquinilo C2-q).
A menos que se afirme otra cosa, el término alquileno C1-q (donde q es el límite superior del intervalo) definido en la presente memoria puede ser de cadena lineal o, cuando hay un número suficiente de átomos de carbono, estar saturado o insaturado (formando así, por ejemplo, un grupo conector de alquenileno o alquinileno). Sin embargo, dichos grupos alquileno C1-q pueden no estar ramificados.
Los grupos cicloalquilo C3-q (donde q es el límite superior del intervalo) que puede mencionarse específicamente pueden ser grupos alquilo monocíclicos o bicíclicos, cuyos grupos cicloalquilo pueden además estar en puente (formando así, por ejemplo, sistemas anulares condensados tales como tres grupos cicloalquilo condensados). Dichos grupos cicloalquilo pueden estar saturados o insaturados conteniendo uno o más dobles enlaces (formando por ejemplo un grupo cicloalquenilo). Los sustituyentes pueden unirse en cualquier punto del grupo cicloalquilo. Además, donde hay un número suficiente (es decir un mínimo de cuatro) dichos grupos cicloalquilo pueden ser también en parte cíclicos.
El término “halo”, cuando se usa en la presente memoria, incluye preferiblemente fluoro, cloro, bromo y yodo.
Los grupos heterocicloalquilo que pueden mencionarse incluyen grupos heterocicloalquilo monocíclicos y bicíclicos no aromáticos en que al menos uno (p.ej. uno a cuatro) de los átomos en el sistema anular es distinto de carbono (es decir un heteroátomo), y en que el número total de átomos en el sistema anular está entre 3 y 20 (p.ej. entre tres y diez, p.ej. entre 3 y 8, tal como 5 a 8). Dichos grupos heterocicloalquilo pueden también estar en puente. Además, dichos grupos heterocicloalquilo pueden estar saturados o insaturados conteniendo uno o más dobles y/o triples enlaces, formando por ejemplo un grupo heterocicloalquenilo C2-q (donde q es el límite superior del intervalo). Los
grupos heterocicloalquilo C2-q que pueden mencionarse incluyen 7-azabiciclo[2.2.1]heptanilo, 6-azabiciclo[3.1.1]heptanilo, 6-azabiciclo[3.2.1]octanilo, 8-azabiciclo[3.2.1]octanilo, aziridinilo, azetidinilo, dihidropiranilo, dihidropiridilo, dihidropirrolilo (que incluye 2,5-dihidropirrolilo), dioxolanilo (que incluye 1,3-dioxolanilo), dioxanilo (que incluye 1,3-dioxanilo y 1,4-dioxanilo), ditianilo (que incluye 1,4-ditianilo), ditiolanilo (que incluye 1,3-ditiolanilo), imidazolidinilo, imidazolinilo, morfolinilo, 7-oxabiciclo[2.2.1]heptanilo, 6-oxabiciclo[3.2.1]octanilo, oxetanilo, oxiranilo, piperazinilo, piperidinilo, piranilo, pirazolidinilo, pirrolidinonilo, pirrolidinilo, pirrolinilo, quinuclidinilo, sulfolanilo, 3-sulfolenilo, tetrahidropiranilo, tetrahidrofuranilo, tetrahidropiridilo (tal como 1,2,3,4-tetrahidropiridilo y 1,2,3,6-tetrahidropiridilo), tietanilo, tiiranilo, tiolanilo, tiomorfolinilo, tritianilo (que incluye 1,3,5-tritianilo), tropanilo y similares. Los sustituyentes en grupos heterocicloalquilo pueden, donde sea apropiado, estar situados en cualquier átomo en el sistema anular que incluye un heteroátomo. El punto de unión de grupos heterocicloalquilo puede ser por medio de cualquier átomo en el sistema anular que incluye (donde sea apropiado) un heteroátomo (tal como un átomo de nitrógeno), o un átomo en cualquier anillo carbocíclico condensado que pueda estar presente como parte del sistema anular. Los grupos heterocicloalquilo pueden también estar en la forma N- o S- oxidada. El heterocicloalquilo mencionado en la presente memoria puede indicarse que sea específicamente monocíclico o bicíclico.
Para evitar la duda, el término “bicíclico” (p.ej. cuando se emplea en el contexto de los grupos heterocicloalquilo) se refiere a grupos en que el segundo anillo de un sistema de dos anillos se forma entre dos átomos adyacentes del primer anillo. El término “en puente” (p.ej. cuando se emplea en el contexto de grupos cicloalquilo o heterocicloalquilo) se refiere a grupos monocíclicos o bicíclicos en que dos átomos no adyacentes se unen mediante una cadena alquileno o heteroalquileno (como sea apropiado).
Los grupos arilo que pueden mencionarse incluyen grupos arilo C6-20, tal como C6-12 (p.ej. C6-10). Dichos grupos pueden ser monocíclicos, bicíclicos o tricíclicos y tienen entre 6 y 12 (p.ej. 6 y 10) átomos de carbono anulares, en que al menos un anillo es aromático. Los grupos arilo C6-10 incluyen fenilo, naftilo, y similares, tal como 1,2,3,4-tetrahidronaftilo. El punto de unión de los grupos arilo puede ser por medio de cualquier átomo del sistema anular. Por ejemplo, cuando el grupo arilo es policíclico el punto de unión puede ser por medio de un átomo que incluye un átomo de un anillo no aromático. Sin embargo, cuando los grupos arilo son policíclicos (p.ej. bicíclicos o tricíclicos), se unen preferiblemente al resto de la molécula por medio de un anillo aromático.
A menos que se especifique otra cosa, el término “heteroarilo” cuando se usa en la presente memoria se refiere a un grupo aromático que contiene uno o más heteroátomo(s) (p.ej. uno a cuatro heteroátomos) seleccionados preferiblemente de N, O y S. Los grupos heteroarilo incluyen aquellos que tienen entre 5 y 20 miembros (p.ej. entre 5 y 10) y pueden ser monocíclicos, bicíclicos o tricíclicos, con tal que al menos uno de los anillos sea aromático (formando así, por ejemplo, un grupo heteroaromático mono-, bi- o tricíclico). Cuando el grupo heteroarilo es policíclico el punto de unión puede ser por medio de un átomo que incluye un átomo de un anillo no aromático. Sin embargo, cuando los grupos heteroarilo son policíclicos (p.ej. bicíclicos o tricíclicos), están preferiblemente unidos al resto de la molécula por medio de un anillo aromático. Los grupos heteroarilo que pueden mencionarse incluyen 3,4-dihidro-1H-isoquinolinilo, 1,3-dihidroisoindolilo, 1,3-dihidroisoindolilo (p.ej. 3,4-dihidro-1H-isoquinolin-2-ilo, 1,3-dihidroisoindol-2-ilo, 1,3-dihodroisoindol-2-ilo; es decir grupos heteroarilo que están unidos por medio de un anillo no aromático), o, preferiblemente, acridinilo, benzimidazolilo, benzodioxanilo, benzodioxepinilo, benzodioxolilo (que incluye 1,3-benzodioxolilo), benzofuranilo, benzofurazanilo, benzotiadiazolilo (que incluye 2,1,3-benzotiadiazolilo), benzotiazolilo, benzoxadiazolilo (que incluye 2,1,3-benzoxadiazolilo), benzoxazinilo (que incluye 3,4-dihidro-2H-1,4-benzoxazinilo), benzoxazolilo, benzomorfolinilo, benzoselenadiazolilo (que incluye 2,1,3-benzoselenadiazolilo), benzotienilo, carbazolilo, cromanilo, cinolinilo, furanilo, imidazolilo, imidazo[1,2-a]piridilo, indazolilo, indolinilo, indolilo, isobenzofuranilo, isocromanilo, isoindolinilo, isoindolilo, isoquinolinilo, isotiaziolilo, isotiocromanilo, isoxazolilo, naftiridinilo (que incluye 1,6-naftiridinilo o preferiblemente, 1,5-naftiridinilo y 1,8-naftiridinilo), oxadiazolilo (que incluye 1,2,3-oxadiazolilo, 1,2,4-oxadiazolilo y 1,3,4-oxadiazolilo), oxazolilo, fenazinilo, fenotiazinilo, ftalazinilo, pteridinilo, purinilo, piranilo, pirazinilo, pirazolilo, piridazinilo, piridilo, pirimidinilo, pirrolilo, quinazolinilo, quinolinilo, quinolizinilo, quinoxalinilo, tetrahidroisoquinolinilo (que incluye 1,2,3,4-tetrahidroisoquinolinilo y 5,6,7,8-tetrahidroisoquinolinilo), tetrahidroquinolinilo (que incluye 1,2,3,4-tetrahidroquinolinilo y 5,6,7,8-tetrahidroquinolinilo), tetrazolilo, tiadiazolilo (que incluye 1,2,3-tiadiazolilo, 1,2,4-tiadiazolilo y 1,3,4-tiadiazolilo), tiazolilo, tiocromanilo, tiofenetilo, tienilo, triazolilo (que incluye 1,2,3-triazolilo, 1,2,4-triazolilo y 1,3,4-triazolilo) y similares. Los sustituyentes en los grupos heteroarilo pueden, donde sea apropiado, estar situados en cualquier átomo en el sistema anular que incluye un heteroátomo. El punto de unión de los grupos heteroarilo puede ser por medio de cualquier átomo en el sistema anular que incluye (donde sea apropiado) un heteroátomo (tal como un átomo de nitrógeno) o un átomo en cualquier anillo carbocíclico condensado que pueda estar presente como parte del sistema anular. Los grupos heteroarilo pueden estar también en la forma N- o S- oxidada. Los grupos heteroarilo mencionados en la presente memoria puede indicarse que son específicamente monocíclicos o bicíclicos. Cuando los grupos heteroarilo son policíclicos en que hay un anillo no aromático presente, entonces ese anillo no aromático puede estar sustituido por uno o más grupos =O.
Puede indicarse específicamente que el grupo heteroarilo es monocíclico o bicíclico. En el caso donde se especifica que el heteroarilo es bicíclico, entonces puede consistir en un anillo monocíclico de cinco, seis o siete miembros (p.ej. un anillo heteroarilo monocíclico) condensado con otro anillo de cinco, seis o siete miembros (p.ej. un anillo arilo o heteroarilo monocíclico).
Los heteroátomos que pueden mencionarse incluyen fósforo, silicio, boro y, preferiblemente, oxígeno, nitrógeno y azufre.
Para evitar la duda, donde se indica en la presente memoria que un grupo (p.ej. un grupo alquilo C1-12) puede estar sustituido por uno o más sustituyentes (p.ej. seleccionados de E6), entonces esos sustituyentes (p.ej. definidos por
E6) son independientes los unos de los otros. Es decir, dichos grupos pueden estar sustituidos con el mismo sustituyente (p.ej. definido por E6) o diferentes sustituyentes (definido por E6).
Para evitar la duda, en los casos en que la identidad de dos o más sustituyentes en un compuesto de la invención puede ser la misma, las identidades reales de los respectivos sustituyentes no son de ninguna forma interdependientes. Por ejemplo, en la situación en que hay más de un sustituyente Q1 (o p.ej. E6) presente, entonces esos sustituyentes Q1 (o p.ej. E6) pueden ser iguales o diferentes. Además, en el caso donde hay dos sustituyentes
Q1 (o dos E6) presentes, en que uno representa -OR10a (o p.ej. -OR20, como sea apropiado) y el otro representa -C(O)2R10a (o p.ej. -C(O)2R20, como sea apropiado), entonces esos grupos R10a o R20 no se va a considerar que son interdependientes. Además, cuando p.ej. hay dos sustituyentes -OR10a presentes, entonces esos grupos -OR10a pueden ser iguales o diferentes (es decir, cada grupo R10a puede ser igual o diferente).
Para evitar la duda, cuando un término tal como “E1 a E12” se emplea en la presente memoria, esto se entenderá por el experto que significa E1, E2, E3, E4, E5, E6, E7, E8 (si está presente), E9 (si está presente), inclusiva.
Todas las características individuales (p.ej. características preferidas) mencionadas en la presente memoria pueden tomarse aisladas o en combinación con cualquier otra característica (que incluye una característica preferida) mencionada en la presente memoria (por tanto, las características preferidas pueden tomarse en conjunto con otras características preferidas, o independientemente de ellas).
El experto apreciará que compuestos de la invención que son el sujeto de esta invención incluyen aquellos que son estables. Es decir, los compuestos de la invención incluyen los que son suficiente fuertes para sobrevivir al aislamiento de p.ej. una mezcla de reacción a un grado útil de pureza.
Los compuestos de la invención (e intermedios) pueden prepararse de acuerdo con el siguiente esquema (Esquema
I), en que R1 representa 4-morfolinilo no sustituido (es decir, unido al biciclo necesario por medio del átomo de nitrógeno).

fórmula R2-C(=O)-CH-R3-X, donde R2 y R3 son como se definen anteriormente y X representa un grupo saliente adecuado (p.ej. un haluro), sin disolvente o en presencia de un disolvente de reacción adecuado tal como DME o 2-propanol, a una temperatura conveniente, típicamente calentando a 90°C, para obtener compuestos de fórmula (II -a) o fórmula (Il-b).
Los compuestos de fórmula (ll-a) pueden hacerse reaccionar con un agente halogenante, tal como N-bromosuccinimida, N-yodosuccinimida, N-clorosuccinimida u otros, y X representa un grupo halógeno tal como átomo de Cl, Br o yodo, en presencia de un disolvente de reacción adecuado tal como CHCh, calentando típicamente a una temperatura conveniente, o bien por calentamiento convencional a reflujo o con radiación de microondas, durante un periodo de tiempo para asegurar la terminación de la reacción, para obtener compuestos de fórmula (X).
Los compuestos de fórmula (X) pueden reaccionar con un intermedio (VII) de fórmula R1-Nu, donde R1 es 4-morfolinilo no sustituido como se define anteriormente y Nu representa un grupo nucleófilo, tal como una amina (y R1-Nu forman juntos el grupo que se va a unir a la imidazopirazina) en un disolvente adecuado tal como DCM, dioxano a temperatura ambiente o calentando a una temperatura conveniente, durante un periodo de tiempo para asegurar la terminación de la reacción. Además, la reacción puede ser con un intermedio (VIII) de fórmula R5-B(OR)2 , cuyo R es H o alquilo C1-C6 o los dos grupos OR forman, junto con el átomo de boro al que están unidos un grupo éster de boronato pinacolato, y donde R3 es como se define antes, en un disolvente adecuado tal como DME o DMF, en presencia de una base adecuada, tal como una base acuosa inorgánica Na2CO3 o K2CO3 , en presencia de un catalizador metálico, tal como paladio, y un ligando adecuado, tal como PdCh(dppf).DCM, Pd(PPh3)4
calentando a una temperatura conveniente, tal como 130°C con radiación de microondas o temperatura de reflujo con calentamiento tradicional, durante un periodo de tiempo que permita la terminación de la reacción, para obtener compuestos de fórmula (XI).
Los compuestos de fórmula (XI) pueden reaccionar con un intermedio (XIV) de fórmula R3-B(OR)2 , en que el resto -B(OR)2 es como se define anteriormente, y R3 es como se define anteriormente, en condiciones tales como las descritas anteriormente (p.ej. reacción de (X) con (VIII); p.ej. pueden utilizarse condiciones de radiación de microondas a aproximadamente 140°C), para obtener compuestos de fórmula (XII-a).
Los compuestos de fórmula (II-b) pueden reaccionar con un intermedio (VII) de fórmula R1-Nu (como se define anteriormente), en un disolvente adecuado tal como DCM, dioxano a temperatura ambiente o por calentamiento, durante un periodo de tiempo para asegurar la terminación de la reacción para proporcionar compuestos de fórmula (IV-b).
Los compuestos de fórmula (IV-b) pueden reaccionar con un intermedio (VIII) de fórmula R5-B(OR)2 como se define anteriormente, bajo condiciones de reacción descritas anteriormente (p.ej. la reacción de (X) con (VIII)), para obtener compuestos de fórmula (XII-b).
El compuesto 1-01 puede reaccionar con un intermedio (VII) de fórmula R1-Nu (como se define anteriormente), a una temperatura conveniente, tal como 120°C, durante un periodo de tiempo que permite la terminación de la reacción, para proporcionar el compuesto (V).
El compuesto (V) se hizo reaccionar con un intermedio (III-a) de fórmula R2-C(=O)-CH2-X o un intermedio (III-b) de fórmula R2-C(=O)-CH-R3-X, los cuales son como se definen anteriormente, bajo condiciones de reacción descritas anteriormente (p.ej. la reacción de (I-01) con (III-a) o (III-b)), para obtener compuestos de fórmula (IV-a).
Los compuestos de fórmula (IV-a) pueden reaccionar con un intermedio (VIII) de fórmula R5-B(OR)2 , como se define anteriormente, p.ej. bajo condiciones de reacción descritas anteriormente (p.ej. la reacción de (X) con (VIII)), para obtener compuestos de fórmula (VI).
Los compuestos de fórmula (VI) pueden hacerse reaccionar con un agente halogenante, por ejemplo como se describe anteriormente (p.ej. reacción con (II-a) a (X)), para obtener compuestos de fórmula (IX).
El átomo de halógeno X de los compuestos de fórmula (IX) pueden sustituirse por medio de una reacción de acoplamiento con un intermedio (XVI) de fórmula R4-B(OR)2 , en que el resto -B(OR)2 es como se define anteriormente, y R4 es como se define anteriormente, p.ej. bajo condiciones de reacción descritas anteriormente (p.ej. la reacción de (X) con (VIII)), durante un periodo de tiempo que permita la terminación de la reacción, para obtener los compuestos de fórmula XV.
El átomo de halógeno X de compuestos de fórmula (IX) puede sustituirse por medio de reacción de acoplamiento de un grupo CN, por tratamiento con Zn(CN)2 , en un disolvente adecuado tal como DMF, AcCN y en presencia de un catalizador de Pd, tal como Pd(PPh3)4 o PdCh(dppf)2. Adicionalmente puede añadirse una base acuosa inorgánica tal como Na2CO3 acuoso. El calentamiento a una temperatura conveniente, tal como 130°C con radiación de microondas o temperatura de reflujo con calentamiento tradicional, durante un periodo de tiempo que permita la terminación de la reacción, para obtener compuestos de fórmula XV.
Los compuestos de fórmula (V) pueden reaccionar con un intermedio (VIII) de fórmula R5-B(OR)2 como se define anteriormente, p.ej. bajo condiciones de reacción descritas anteriormente (p.ej. la reacción de (X) con (VIII)), para obtener compuestos de fórmula (XVI).
Los compuestos de fórmula (XVI) pueden reaccionar con un intermedio de fórmula XX, en el que Bzt es benzotriazol, siguiendo condiciones similares presentadas en la bibliografía (J. Org. Chem. 1990, 55, 3209-3213, J. Org. Chem, 2003, 68, 4935-4937), en un disolvente adecuado, tal como DCE, calentamiento a una temperatura conveniente, en un periodo de tiempo para asegurar la terminación de la reacción, típicamente a reflujo durante 5h. Adicionalmente una base inorgánica puede añadirse para asegurar la terminación de la reacción.
Los compuestos de fórmula (II-a) pueden reaccionar con metóxido sódico en presencia de metanol, a temperatura ambiente o por calentamiento a una temperatura conveniente, tal como 60°C, para obtener los compuestos de fórmula (XVII).
Los compuestos de fórmula (XVII) pueden reaccionar con un intermedio (VIII) de fórmula R5-B(OR)2 como se define anteriormente, p.ej. bajo condiciones de reacción descritas anteriormente (p.ej. la reacción de (X) con (VIII)), para obtener compuestos de fórmula (XVIII).
Los compuestos de fórmula (XVIII) pueden reaccionar con POCl3 calentando, típicamente a reflujo, durante un periodo de tiempo para asegurar la terminación de la reacción, para proporcionar la sustitución del grupo metoxi por átomo de cloro. El acoplamiento del átomo de cloro con un intermedio (XX) de fórmula R1-B(OR)2 en el que el resto -B(OR)2 y R1 son como se definen anteriormente (es decir R1 es 4-morfolinilo no sustituido), p.ej. bajo condiciones
de reacción descritas anteriormente (p.ej. la reacción de (X) con (VIII)), para obtener compuestos de fórmula (XIX). Preferido, ejemplos no limitantes se describirán ahora, con referencia a las siguientes figuras:
Figura 1. Generación y caracterización de ratones Ptentg
a. Niveles relativos de ARNm Pten de los tejidos indicados. Las barras representan media ± de (n=3 por genotipo). La significancia estadística se determinó por la prueba t de Student de dos colas.
b. Ratón transgénico Pten representativo nulo de forma homocigótica para los alelos Pten residentes.
c. Inmunoelectrotransferencia de las proteínas indicadas en cultivos en crecimiento de MEF primarios. Cada línea corresponde a una preparación MEF independiente.
d. Lisatos de crecimiento normal (C), privados de suero (-) o privados y estimulados con insulina (+) electroinmunotransferidos para detectar las proteínas indicadas.
e. Focos neoplásicos en MEF transducidos de forma retroviral con la oncoproteína vírica E6 y cualquiera de los oncogenes dependientes de PI3K indicados, EGFRL858R o T medio de poliomavirus. Las barras representan media ± de (n=3 preparaciones de MEF independientes por genotipo). Las placas representativas se muestran en la parte superior. La significancia estadística se determinó por el ensayo t de Student de dos colas.
f. Carcinogénesis química con 3-metil-colantreno (3MC). Las curvas de Kaplan-Meier libres de tumor después de la inyección de 3MC se compararon usando la prueba de rango logarítmico.
g. Incidencia de linfomas en ratones moribundos mayores (ratones que murieron con linfoma frente a ratones muertos totales). La significancia estadística se determinó por la prueba exacta de Fisher.
h. Incidencia de cánceres. Izquierda, porcentaje de ratones con 1 cáncer, o más (2-4), como se indica. Derecha, porcentaje de ratones con el tipo indicado de cáncer. La significancia estadística se determinó por la prueba exacta de Fisher. Véase la Fig. 1(f).
*p<0,05, **p<0,01, ***p<0,001
Figura 2. Longevidad ampliada y tiempo de vida con salud mejorada en Ptent3'
a. Curvas de supervivencia de Kaplan-Meier. La significancia estadística se determinó mediante la prueba del rango logarítmico. Véase la Fig. 2(a).
b. Coordinación neuromuscular evaluada por el ensayo en la cuerda en ratones jóvenes (<6 meses) y mayores (1,5 2 años) de los genotipos indicados (número de ratones que pasaron la prueba frente a número de ratones probados). La significancia estadística se determinó por el ensayo exacto de Fisher.
c. Resistencia a la insulina medida como el índice HOMA-IR determinada a partir de las concentraciones de insulina y glucosa en ayunas (véase la Fig. 6b). Las barras representan la media ± de (n=5-7 ratones macho por genotipo y por grupo de edad; jóvenes: menores de 6 meses; mayores: 1,5-2 años de edad). La significancia estadística se determinó por la prueba t de Student de dos colas.
d. Niveles de Irs1 fosforilado en TAB epididimario (n=3 ratones macho por cada genotipo). Las transferencias se cuantificaron respecto a la tinción de Ponceau y se indica la media ± de. La significancia estadística se determinó por la prueba t de Student de dos colas.
e. Curvas de supervivencia de Kaplan-Meier de aquellos ratones que estaban libres de cáncer detectable en el momento de la muerte. La significancia estadística se determinó por la prueba de rango logarítmico. Véase la Fig. 2(b).
f. Daño en el ADN en el hígado de ratones mayores (1,5-2 años de edad; n=4 machos por genotipo). Porcentaje de núcleos positivos por inmunofluorescencia usando los marcadores indicados (media ± de). La significancia estadística se determinó por la prueba t de Student de dos colas. Véase la Fig. 2(c).
*p<0,05, **p<0,01, ***p<0,001.
Figura 3. Gasto energético elevado, adiposidad disminuida y protección de la esteatosis inducida por la dieta en ratones Ptentg.
a. Curvas de peso (n=15 por cada genotipo y sexo).
b. Ingesta y eliminación normalizados por peso corporal (3-4 meses de edad; n=4 ratones macho por genotipo). c. Gasto energético medido en machos jóvenes (2-4 meses de edad; n=8 por genotipo) durante una grabación de 36
h (dos periodos de oscuridad y un periodo de luz). Se obtuvieron resultados similares en una grabación independiente. El gráfico de barras en el lado derecho representa el Área bajo la curva (ABC) promedio durante el periodo de 36 h.
d. Cociente respiratorio (VCO2/VO2) durante una fase nocturna y una fase diurna.
e. Adiposidad en machos jóvenes (2-3 meses de edad; n=6 por genotipo) medida por Absorciometría de rayos X de energía dual (DXA). Los valores corresponden a la media ± de del porcentaje de grasa respecto a la suma de masas magra y grasa.
f. Fotografía representativa de TAB epididimario. Las muestras corresponden a machos jóvenes y se tiñeron con hematoxilina y eosina (la barra indica 100 pm). El área de distribución de adipocitos se muestra en el gráfico derecho (n=2 por genotipo; >500 células por genotipo).
g. Vistas macroscópicas de hígados representativos 6 meses después de alimentación con dieta alta en grasa (arriba) y secciones microscópicas teñidas con hematoxilina y eosina (abajo, la barra indica 500 pm).
h. Gasto energético medido en machos y hembras adultos (6-8 meses de edad; n=8-10 por genotipo y por sexo). El gráfico de barras del lado derecho representa el área bajo la curva (ABC) promedio durante el periodo de 12 h indicado. Véase la Fig. 3(c).
i. Adiposidad en ratones jóvenes (6-8 meses de edad; n=8-10 por genotipo y por sexo) medido por absorciometría de rayos X de energía dual (DXA). Los valores corresponden al porcentaje de grasa respecto a la suma de masas magra y grasa. Véase la Fig. 3(d).
j. Ingesta de comida en valores absolutos (izquierda) y normalizados por peso corporal (derecha) (n=8 machos por genotipo; 3-4 meses de edad). Véase la Fig. 3(b).
Los valores representan la media ± de, y la significancia estadística se determinó por la prueba t de Student de doble cola. *p<0,05, **p<0,01, ***p<0,001.
Figura 4. Actividad de desacoplamiento elevada en tejido adiposo marrón (TAM) Ptentg.
a. Fotografías macroscópicas representativas del tejido adiposo marrón (TAM) (izquierda, la barra indica 1 cm). Fotografías microscópicas de tAm teñido con hematoxilina y eosina (las barras indican 100 pm). Las muestras corresponden a machos (5 meses de edad).
b. Expresión génica relativa en TAM (5 meses de edad; n=3 machos por genotipo).
c. Expresión génica relativa en TAB epididimario (5 meses de edad; n=3 machos por genotipo).
d. Inmunoelectrotransferencia de lisato de TAM (5 meses de edad; n=4 machos por genotipo). Los niveles de fosfo-Akt se cuantificaron respecto al Akt1 total, y los niveles de fosfo-Foxo1 se cuantificaron respecto al Foxo1 total. e. Niveles de ARNm relativos en TAM después de la administración del Compuesto A o vehículo (3 meses de edad; n=3 machos C57BL6 por grupo). Las muestras se analizaron 6 h después de la alimentación forzada.
f. Fotografías microscópicas representativas de TAM ectópico derivado de fibroblastos ts o Ptenlg programados con Prdm16/Cebpb. Baja ampliación, las barras corresponden a 1 mm; alta ampliación, las barras corresponden a 200 pm. Se muestran fotografías adicionales en la Fig. 8.
g. Cantidad de formación de TAM mediante fibroblastos ts o Ptentg programados con Prdm16/Cebpb. Cada valor corresponde al área de TAM (en unidades arbitrarias) medida en las almohadillas de grasa formadas por sitio de inyección (n=8 para ts, y n=7 para Ptentg).
h. Expresión génica relativa en TAM (5 meses de edad; n=3-6 machos por genotipo). Véase la Fig. 4(b).
i. Niveles de ARNm relativos en TAM tras la administración de PI3Ki “CNIO-compuesto A” (15 mg por kg de peso corporal) o vehículo, por alimentación forzada (3 meses de edad; n=3 machos C57BL6 por grupo). Las muestras se analizaron 6 h después de la administración. Véase la Fig. 4(e).
Los valores representan la media ± de, y la significancia estadística se determinó por la prueba t de Student de dos colas. *p<0,05, **p<0,01.
Figura 5.
a. Esquema del BAC usado para la generación de ratón Ptentg.
b. Proporciones de embriones en la etapa E13.5 y ratones ts y Ptentg destetados. La significancia estadística se
TI
determinó por la prueba exacta de Fisher.
c. Fotografía representativa de embriones E13.5 de los genotipos indicados.
d. Espectro tumoral de ratones ts y Ptenlg mayores moribundos. La significancia estadística se determinó por la prueba exacta de Fisher. *p<0,05.
Figura 6.
a. Curvas de supervivencia de Kaplan-Meier de ratones ts y Ptentg libres de linfoma. La significancia estadística se determinó por la prueba del rango estadístico.
b. Niveles de glucemia basal e insulina en ayunas de ratones ts y Ptentg jóvenes (menos de 6 meses de edad) y mayores (1,5-2 años de edad).
c. Índice cuantitativo de control de sensibilidad a la insulina (QUICKI) de ratones ts y Ptentg jóvenes (menos de 6 meses de edad) y mayores (1,5-2 años de edad).
d. Niveles en suero de Igf1 en ratones ts y Ptentg jóvenes (menos de 6 meses de edad) y mayores (1,5 a 2 años de edad).
e. Niveles de los metabolitos indicados en hormonas y suero.
Los paneles b, c y d representan la media ± de. La significancia estadística se determinó por la prueba t de Student de dos colas. *p<0,05, **p<0,01.
Figura 7
a. Fotografía representativa de ratones ts y Ptentg y su peso corporal en los intervalos de edad indicados.
b. Actividad locomotora en ratones ts y Ptentg. El gráfico de barras adyacente representa el área bajo la curva (ABC) promedio durante las dos fases nocturnas y dos fases diurnas.
c. Fotografías macroscópicas representativas de TAB epididimario. La barra indica 1 cm.
d. Relaciones entre el peso del órgano y el peso corporal total (n=6-8 ratones macho por genotipo). TABe: TAB epididimario.
e. Las curvas de peso de los ratones macho bajo Dieta Estándar (DE) o Dieta alta en grasas (DAG) desde el destete (n=15 para cada genotipo).
Los paneles c y d representan la media ± de. La significancia estadística se determinó por la prueba t de Student de dos colas. *p<0,05, **p<0,01, ***p<0,001.
Figura 8
Ejemplos representativos de TAM ectópico de fibroblastos de ts o Ptentg programados con Prdm16/Cebpb. Baja ampliación, las barras corresponden a 1 mm; alta ampliación, las barras corresponden a 200 pm.
Figura 9
Rescate de la mortalidad temprana de ratones Pten+/- mediante la copia transgénica de Pten. Curvas de Kaplan-Meier de las cohortes indicadas (machos y hembras acumulados).
Figura 10.
Inmunoelectrotransferencia de lisatos de células de crecimiento normal (control), células con privación de suero (inanición), o células privadas y después estimuladas con 1 ug/ml de insulina (insulina 30'). La tinción de Ponceau se muestra como un control de carga.
Figura 11
Inmunoelectrotransferencia de las proteínas indicadas de extractos de TAB (n=2 machos por genotipo; 4 meses de edad).
Figura 12
Gasto en valores absolutos (izquierda) y normalizados por peso corporal (derecha) (n=8 machos por genotipo; 3-4 meses de edad).
Figura 13
Cociente respiratorio (VCO2/VO2) medido en machos y hembras adultos (6-8 meses de edad; n=8-10 por genotipo y por sexo). El gráfico de barras representa el área bajo la curva (ABC) promedio durante el periodo de 12 h indicado. Figura 14
Temperatura en ratones ts y Ptentg. Para medir la temperatura, se implantó a los ratones de forma intraperitoneal un transmisor PhysioTel®TA-F10 (Datasciences International, DSI) y la temperatura se grabó cada 2 min a una temperatura ambiente de 23 grados. Los valores corresponden a la media (n-6 machos por genotipo; 6 meses de edad).
Figura 15
Peso corporal, masa de grasa (medida por DXA) y masa magra (medida por DXA). Los valores representados corresponden a la media ± de (n= 8-10 ratones por genotipo y sexo; 6-8 meses de edad). La significancia estadística se determinó por la prueba t de Student de dos colas. ***p<0,0001. La figura principal 3(i) muestra la relación entre la masa de grasa/(masa de grasa masa magra).
Figura 16
Expresión génica relativa en TAM (4-5 meses de edad; n=3-4 machos por genotipo). Los valores representan la media ± de.
Figura 17
Expresión génica relativa en TAB epididimario (4-5 meses de edad; n=3-6 machos por genotipo). Los valores representan la media ± de y la significancia estadística se determinó usando la prueba t de Student de dos colas. *p<0,05
Figura 18
Expresión génica relativa de ratones bajo dieta ad libitum (control) o bajo restricción calórica (RC) durante 4 semanas (n=8 machos por dieta). RC fue restricción calórica del 25% (dieta Bio-Serv F05312). Los valores representan la media ± de, y la significancia estadística se determinó usando la prueba t de Student de dos colas. *p<0,05.
Figura 19
Tinción histoquímica de succinato deshidrogenasa (SDH) representativa en secciones del músculo gemelo (gastro) y sóleo (sol). Las miofibras SDH-positivas corresponden al tipo I. Expresión génica relativa de marcadores de miofibras Tipo I y Tipo II en los gemelos. Los datos corresponden a n=4 machos por genotipo, 1,5-2 años de edad. Figura 20
Estructura general del inhibidor de compuesto pequeño de PI3K “Compuesto A”. Las propiedades de este compuesto se presentan en el documento WO 2010/119264 (accesible en http://www.wipo.int/pctdb/en/wo.jsp?WO=2010119264). También, véase anteriormente.
Figura 21. Activación de adipocitos pre-marrones in vitro mediante Compuesto A
Los adipocitos pre-marrones se trataron con Compuesto A o con el PI3Ki indicado durante 4 h. Después de este tiempo, se prepararon extractos para el análisis de fosfo-Akt (paneles superiores) o para análisis de niveles de ARNm Ucp1 (paneles inferiores).
Figura 22. Pérdida de peso corporal por el Compuesto A
Ratones obesos con dieta alta en grasas (DAG) a largo plazo se dosificaron con Compuesto A o con el PI3Ki indicado por alimentación forzada una vez al día, durante 2 semanas, descansando el fin de semana intermedio, y siempre con acceso ad libitum a DAG. Durante las dos semanas de tratamiento, se evaluó la cantidad de ingesta de alimentos (panel izquierdo superior) y el cambio en el peso corporal respecto al inicio del tratamiento (panel superior derecho). El cambio relativo final en el peso corporal se representa también (panel inferior). El peso de crías normales no obesas (siempre alimentadas con dieta estándar, DE) se marca para referencia.
Figura 23. Pérdida de adiposidad por Compuesto A
Los ratones tratados como en la Figura 22 se sometieron a absorciometría de rayos X dual (DXA) para determinar su contenido relativo de tejidos grasos y magros (la cabeza y la masa ósea no se mide). Se realizaron determinaciones una semana antes de comenzar el tratamiento (día -7 o D-7), en la mitad del tratamiento de dos
semanas (día 7 o D7), y al final del tratamiento (día 14 o D14). El contenido de grasa se expresa como el porcentaje de grasa respecto a la masa grasa y magra combinadas (panel superior). La masa magra absoluta se muestra también (panel inferior). Los dos paneles incluyen datos del ensayo mostrado en la Figura 22, además de los datos del ensayo previo con Compuesto A a 15 mg/kg. El porcentaje de grasa y la masa magra de crías normales no obesas (siempre alimentadas con dieta estándar, DE) se muestra en naranja por referencia.
Figuras 24 a 40 (inclusive). Inhibidores de PI3K in vitro e in vivo.
Figura 41. Evolución del peso corporal de ratones SCID que portan tumores de pulmón NSCLC A549 humanos cuando se tratan con Compuesto A de forma oral, 9 dosis de 22 mg/kg durante el día 15° y 30°, frente a compuestos tratados con vehículo.
El gráfico indica que no hay cambios en el peso corporal de los ratones tratados con Compuesto A durante 9 días a 22 mg/kg (los ratones son ratones SCID implantados con xenoinjertos de tumor pulmonar A549). Esto indica que el Compuesto A puede necesitar un estímulo de TAM con la dieta para tener un efecto. En “condiciones normales” no se observa pérdida de peso corporal.
Ejemplo A - ensayos biológicos
La determinación de la actividad de PI3 quinasa de los compuestos de la invención es posible por un número de métodos de detección directos e indirectos. Ciertos compuestos ejemplares descritos en la presente memoria se prepararon, caracterizaron y probaron por su actividad de unión a PI3K y actividad in vitro frente a células tumorales. El intervalo de actividades de unión a PI3K fue menor que 1 nM a aproximadamente 10 pM (es decir, ciertos compuestos de los ejemplos/invención tenían valores CI50 de actividad de unión a PI3K de menos de 10 nM). Los compuestos de los ejemplos/invención tenían valores de CI50 de actividad basada en células tumorales menores de 100 nM (véase la Tabla 4 posterior).
Ensayo de actividad de PI3K
La actividad quinasa se midió usando el ensayo comercial ADP Hunter™ Plus disponible de DiscoveRx (núm. 33 016), que es un ensayo homogéneo para medir la acumulación de ADP, un producto universal de la actividad quinasa. La enzima, PI3K (p110a/p85a, se compró de Carna Biosciences (núm. 07CBS-0402A). El ensayo se hizo siguiendo las recomendaciones del fabricante con ligeras modificaciones: principalmente el tampón quinasa se sustituyó por HEPES 50 mM, pH 7,5, MgCh 3 mM, NaCl 100 mM, EGTA 1 mM, CHAPS al 0,04%, TCEP 2 mM y 0,01 mg/ml de BGG. La PI3K se ensayó en un experimento de valoración para determinar la concentración de proteína óptima para el ensayo de inhibición. Para calcular la CI50 de los compuestos ETP, se añadieron diluciones 1:5 en serie de los compuestos a la enzima a una concentración fija (2,5 pg/ml). La enzima se preincubó con el inhibidor y sustrato PIP230 pM (P9763, Sigma) durante 5 min y después se añadió ATP a una concentración final de 50 pM. La reacción se llevó a cabo durante 1 hora a 25°C. El reactivo A y B se añadieron secuencialmente a los pocillos y las placas se incubaron durante 30 min a 37°C. Se leyeron los conteos de fluorescencia en un instrumento Victor (Perkin Elmer) con los ajustes recomendados (544 y 580 nm como longitudes de onda de excitación y emisión, respectivamente). Los valores se normalizaron frente a la actividad de control incluida para cada enzima (es decir, actividad del PI3 quinasa al 100%, sin compuesto). Estos valores se representaron frente a la concentración de inhibidor y se ajustaron a una curva de respuesta a la dosis sigmoide usando el software Graphad.
Modo de acción celular
Cultivo celular: Las líneas celulares se obtuvieron de la Colección Americana de Cultivos Tipo (ATCC). Se cultivó U2OS (osteosarcoma humano) en medio Eagle modificado de Dulbecco (DMEM). Se cultivaron PC3 (carcinoma de próstata humana), MCF7 (carcinoma de mama humana), HCT116 (carcinoma de colon humano), 768-0 (neuroblastoma humano), U251 (glioblastoma humano) en RPMI. Todos los medios se suplementaron con suero fetal bovino al 10% (SFB) (Sigma) y antibióticos-antimicóticos. Las células se mantuvieron en una incubadora humidificada a 37°C con CO2 al 5% y se pasaron cuando fue confluente usando tripsina/EDTA.
Ensayo U2foxRELOC y U2nesRELOC: El ensayo U2nesRELOC y el ensayo U2foxRELOC se han descrito anteriormente (1, 2). Brevemente, las células se sembraron a una densidad de 1,0x10⁵ células/ml en microplatos de 96 pocillos de fondo claro y pared negra (BD Biosciences). Después de la incubación a 37°C con CO2 al 5% durante 12 horas, se transfirieron 2 pl de cada compuesto de ensayo de las placas madre a las placas de ensayo. Las células se incubaron en presencia de los compuestos durante una hora. Después las células se fijaron y los núcleos se tiñeron con DAPI (Invitrogen). Finalmente las placas se lavaron con 1X PBS dos veces y se almacenaron a 4°C antes del análisis. Los compuestos de la invención tienen un intervalo de actividades de potencia celular in vitro de aproximadamente 1 nM a aproximadamente 10 pM.
Adquisición y procesado de imagen: Las placas de ensayo se leyeron en el BD PathwayTM 855 Bioimager equipado con un filtro de excitación EGFP 488/10 nm, un filtro de excitación DAPI 380/10 nm, un filtro de emisión eGfP de 515LP nm y un filtro de emisión DAPI 435LP. Las imágenes se adquirieron en los canales DAPI y GFP de cada pocillo usando un objetivo seco 10x. Las placas se expusieron 0,066 ms (Amplificación 31) para conseguir imágenes
DAPI y 0,55 ms (Amplificación 30) para imágenes GFP.
Análisis de datos: el BD Pathway Bioimager produce sus datos en archivos de texto estándar. Los datos se importaron al software de análisis de datos BD Image Data Explorer. Las relaciones nuclear/citoplasmático (Nuc/Cyt) de intensidad de fluorescencia se determinaron dividiendo la intensidad de fluorescencia del núcleo por el citoplasmático. Una relación umbral de más de 1,8 se empleó para definir la acumulación nuclear de señal fluorescente para cada célula. En base a este procedimiento se calculó el porcentaje de células por pocillo que presenta translocación nuclear o inhibición de la exportación nuclear. Los compuestos que indujeron una acumulación nuclear de la señal fluorescente mayor que 60% de la obtenida de los pocillos tratados con LMB 4 nM se consideraron como éxitos. Para estimar la calidad del ensayo HCS, se calculó el factor Z' mediante la ecuación: Z' = 1-[3 x desv. est. de controles positivos) (3 x desv. est. de controles negativos)/(media de controles positivos)-(media de controles negativos )].
Señalización de PI3K
Inhibición de fosforilación de AKT. Análisis de inmunoelectrotransferencia de Western: las células subconfluentes se incubaron en condiciones diferentes y se lavaron dos veces con TBS antes de la lisis. Se añadió tampón de lisis que contenía Tris HCl 50 mM, NaCl 150 mM, NP-40 al 1%, Na3VO42 mM, NaF 100 mM, Na4P2O720 mM y coctel de inhibidor de proteasa (Roche Molecular Biochemicals). Las proteínas se resolvieron en SDS-PAGE al 10% y se transfirieron a una membrana de nitrocelulosa (Schleicher & Schuell, Dassel, Alemania). Las membranas se incubaron toda la noche a 4°C con anticuerpos específicos para Akt, fosfo-Ser-473-Akt (Cell Signaling Technology) y a-tubulina (Sigma), se lavaron y después se incubaron con anticuerpos secundarios de IgG anti-ratón conjugado con IRDye800 y anti-conejo cabra Alexa Fluor 680. Las bandas se visualizaron usando un sistema de formación de imágenes infrarrojas Odyssey (Li-Cor Biosciences). Los compuestos de la invención tienen un intervalo de actividades de potencia en célula in vitro de aproximadamente 1 nM a aproximadamente 10 pM.
Evaluación de citotoxicidad
Los compuestos se probaron en bandejas de 96 pocillos. Las células que crecieron en un matraz se cosecharon justo antes de que fueran confluentes, se contaron usando un hemocitómetro y se diluyeron con medio ajustando la concentración al número de células necesario por 0,2 ml (volumen para cada pocillo). Las células se sembraron entonces en bandejas de 96 pocillos a una densidad entre 1000 y 4000 células/pocillo, dependiendo del tamaño celular. Las células se dejaron reposar y crecer durante 24 horas antes de añadir los fármacos. Los fármacos se pesaron y se diluyeron con DMSO para tenerlos en disolución a una concentración de 10 mM. A partir de aquí se preparó una “placa madre” con diluciones en serie a 200X la concentración final en el cultivo. La concentración fi nal de DMSO en el medio de cultivo tisular no debería exceder de 0,5%. El volumen apropiado de la disolución de compuesto (normalmente 2 microlitros) se añadió automáticamente (punta Beckman FX 96) al medio para prepararlo a la concentración final para cada fármaco. El medio se eliminó de las células y se sustituyó con 0,2 ml de medio dosificado con fármaco. Cada concentración se ensayó por triplicado. Dos conjuntos de pocillos de control se dejaron en cada plato, conteniendo o bien medio sin fármaco o medio con la misma concentración de DMSO. Un tercer conjunto de control se obtuvo con las células no tratadas justo antes de añadir los fármacos (control de siembra, número de células empezando el cultivo). Las células se expusieron a los fármacos durante 72 horas y después se procesaron para la lectura colorimétrica MTT. Los compuestos de la invención tienen un intervalo de actividades de potencia celular in vitro de aproximadamente 1 nM a aproximadamente 10 pM.
Ejemplo B - Ejemplo de un Compuesto de Fórmula I
Síntesis de Compuesto A que también corresponde al Ejemplo 2-108 posterior)

Se suspendió compuesto A1 (50 mg, 0,11 mmoles) en DCM (1 mL) y se añadió NCS (14 mg, 0,11 mmoles). La mezcla se agitó a t.a. durante 20 h. La suspensión se filtró y se enjuagó con DCM. El residuo resultante se purificó por cromatografía automatizada en DCM/MeOH 100 a 90:10 para dar el producto final Compuesto A (41 mg, 76%) como un sólido blanco.
RMN DMSO ó 8,57 (s, 2H), 7,87 (s, 1H), 6,89 (s, 2H), 4,11 (m, 4H), 3,69 (m, 4H), 3,62 (d, J = 14,9, 2H), 3,05 (m,
4H), 2,80 (s, 3H), 2,48 (m, 4H).
LC/MS (se llevó a cabo HPLC en fase inversa en una columna RP-C18 Gemini (150 x 4,6 mm, 5 um); Gradiente lineal de 10 min de 50-100% de acetonitrilo en agua 100% de acetonitrilo en agua 2 min: 210 nm y 254 o DAD): 2,43 min. [M+1] = 508,2
Compuesto A1

Se disolvió compuesto A2 (0,1 g, 0,22 mmoles, 1 eq.) en DME (1 mL) y se añadieron ácido 2-aminopirimidina-5-borónico, éster de pinacol (58 mg, 0,26 mmoles, 1 , 2 eq), K2CO3 (90 mg, 0,65 mmoles, 3 eq), PdCl2 (dppf) (18 mg, 22 umol, 0,1 eq) y H2O (0,5 mL). La mezcla se calentó con radiación de microondas a 130°C durante 1 h. En el enfriamiento, la mezcla se purificó por cromatografía de columna (Biotage, 25-S, MeOH de 5% a 10% en DCM), y el producto obtenido se precipitó con MeOH y se filtró para dar el producto esperado (80 mg, 78%) como un sólido blanco.
DMSO ó 8,77 (s, 2H), 8,41 (s, 1H), 7,76 (s, 1H), 6,83 (s, 2H), 4,22 (d, J = 4,5, 4H), 3,77 (m, 4H), 3,66 (s, 2H), 3,11 (d, J = 4,8, 4H), 2,87 (s, 3H), 2,55 (s, 4H).
LC/MS (se realizó HPLC en fase inversa en una Gemini-NX C18 (100 x 2,0 mm; 5 um), Disolvente A: agua con ácido fórmico al 0,1%; Disolvente B: acetonitrilo con ácido fórmico al 0,1%. Gradiente: 5% de B a 100% de B en 8 min a 50°C, DAD): 2,33 min, [M+1]= 474,2
Compuesto A2

Una mezcla de Compuesto A3 (1,5 mmoles, 0,5 g), 1-metanosulfonil-piperazina (1,5 mmoles, 0,248 g), K2CO3 (3 mmoles, 0,3 g) en AcCN se calentó a 120°C en un tubo sellado durante 16 h. La mezcla se evaporó y el residuo se lavó con agua y después con Et2O y MeOH, para obtener un sólido marrón que se secó al vacío (420 mg) de Compuesto A2.
Compuesto A3

Una mezcla de Compuesto A4 (8,17 g, 31,52 mmoles) y 1,3-dicloroacetona (6,0 g, 47,29 mmoles) en 2-propanol (15 mL) se calentó en un tubo sellado a 55°C durante 2 días. En el enfriamiento, la mezcla se filtró y se enjuagó con Et2O y MeOH. El sólido se purificó por cromatografía rápida en gel de sílice (MeOH:DCM, 5:95) y el producto obtenido se lavó con MeOH y se secó para dar el Compuesto A3 (3,97 g, 38%).
Compuesto A4

Una disolución de Compuesto A5 (15 g, 59,3 mimóles) en morfolina (15 ml, 178 mmoles) se calentó a 120°C en un reactor Parr durante 48 h. Apareció un sólido marrón. El sólido se suspendió en DCM y se lavó con NaHCÜ3 acuoso saturado (dos veces). La fase orgánica se secó (NaSÜ4), se filtró y se evaporó hasta sequedad para obtener Compuesto A4, 14,8 g de un sólido marrón (Y: 96%).
1H RMN (300 MHz, DMSO), d 7,62 (d, J = 4,1 , 1H); 6,17 (s, 2H), 3,64 (dd, J = 30,6, 25,8, 4H), 3,09-2,75 (m, 4H). Compuesto A5

A una mezcla de 2-aminopirazina (50 g, 0,5 moles) en cloroformo (1000 ml) enfriada a 0°C se añadió piridina (100 ml, 1,21 moles) y bromo (54 ml, 1,05 mmoles) en gotas. La mezcla se agitó a t.a. durante 16 h, después se añadió agua. La fase orgánica se extrajo, se secó (MgSO4), se filtró y se evaporó para obtener el Compuesto A5, 48 g (Y: 36%) de un sólido amarillo que se secó al vacío.
1H RMN (300 MHz, DMSO): 8 (s, 1H); 6,9 (ancho, 2H)
Inhibición de PI3K por el Compuesto A
En las pruebas biológicas descritas anteriormente, se encontró que el Compuesto A mostraba un valor CI50 de 2,4 nM y, en el ensayo celular (inmunoelectrotransferencia de Western de p-AKT), se encontró que mostraba un valor CI50 de 5 nM.
Ejemplo C - ejemplos de nuevo uso
Para aumentar la actividad Pten sin incurrir en desequilibrios evidentes, se realizó una transgénesis con un Cromosoma artificial bacteriano (BAC) que portaba un segmento genómico intacto grande (127 kb) que incluye el gen Pten murino completo (Fig. complementaria 5a). De esta manera, se obtuvo una línea de ratón transgénico, Píen19, que expresa niveles de ~2x veces de Pten respecto a sus crías normales tipo salvaje a lo largo de todos los tejidos examinados (2,3 ± 0,4; Fig. 1a). Los ratones transgénicos fueron fértiles y viables. El análisis de la segregación del alelo Ptent9 indicó que la frecuencia de ratones transgénicos destetados fue menor de la esperada (Fig. complementaria 5b), aunque los embriones en un avanzado estado de gestación (E13.5) mostraron iguales proporciones de genotipos ts y transgénico (Fig. complementaria 5b). Los embriones E13.5 transgénicos fueron más pequeños que los embriones ts (Fig. complementaria 5c) y se supuso que esto pudo provocar una mortalidad perinatal parcial. La funcionalidad del transgén se validó genéticamente por su capacidad para rescatar la mortalidad embrionaria penetrante completamente asociada a la supresión homocigótica de los alelos Pten residentes 23 En particular, tras realizar los cruces apropiados, se obtuvieron ratones transgénicos viables homocigóticamente nulos para los alelos endógenos (es decir PtenA,t9) (Fig. 1b). El impacto de la sobreexpresión de Pten en la señalización de PI3K se confirmó en fibroblastos embrionarios de ratón primarios (MEF) bajo condiciones de cultivo estándar donde los niveles basales de proteína Pten se aumentaron claramente en asociación con niveles menores de Akt activado (fosfo-Ser473-Akt) (Fig. 1c). Además, la señalización de PI3K desencadenada por insulina se atenuó como se juzga por los niveles de fosfo-Ser473-Akt y fosfo-Thr308-Akt, además de, fosfo-Thr32-Fox03 y fosfo-Thr24-Foxo1 (Fig. 1d). Después, se preguntó si el transgén Pten era capaz de proteger los MEF primarios de la transformación oncogénica. Para esto, se introdujo en los MEF la oncoproteína E6 del virus de papiloma, que inactiva de forma eficiente p53, junto con o EGFR oncogénico (EGFRL858R) o con oncoproteína media T del poliomavirus, cuyas actividades oncogénicas se conocen por depender estrictamente de la señalización de PI3K 24, 5 En ambos casos, los MEF de
Ptengtg fueron significativamente más resistente que los MEF ts a la transformación oncogénica (Fig. 1e). Finalmente, se examinó si la supresión tumoral, la actividad arquetípica de Pten, se mejoró en los ratones Ptentg. Esto se evaluó, primero, usando un ensayo de carcinogénesis química que consistió en inyección intramuscular de 3-metil-colantreno (3MC). Este modelo agresivo de cáncer genera fibrosarcomas en todos los ratones tratado, pero los ratones Ptentg mostraron una supervivencia libre de tumor significativamente retrasada en comparación con los ratones ts (Fig. 1f). Adicionalmente, se evaluó la presencia de tumores espontáneos en ratones moribundos ancianos y se observó que la incidencia de linfomas se disminuyó significativamente en ratones Ptentg respecto a ratones ts (Fig. 1g). Los segundos tumores más frecuentes en los ratones de control ts fueron tumores hepáticos, pero en este caso la presencia del transgén Pten no tuvo impacto en su incidencia (Fig. complementaria 5d). Estas observaciones están de acuerdo con el hecho de que la haploinsuficiencia de Pten no da por resultado tumores hepáticos sino en una multitud de otros tipos de tumores, incluyendo notablemente los linfomas 23,26,27 Se concluye que el alelo Ptentg es funcional y proporciona protección frente a la transformación neoplásica y cáncer.
Para abordar el impacto del Pten en el tiempo de vida con salud y la longevidad, se siguieron cohortes de ratones Ptentg, junto con sus crías normales ts, durante toda el tiempo de vida. De forma importante, los ratones Ptentg tanto machos como hembras mostraron un aumento en la longevidad como se indica por sus curvas de supervivencia de Kaplan-Meier (Fig. 2a) y otros indicadores, tales como esperanza de vida máxima en los casos de los machos (Fig. 2a y Tablas 5, 6). Las pruebas estadísticas adicionales indicaron que la supervivencia aumentada era dependiente del transgén e independiente de otras variables, tales como la identidad de los padres, fecha de nacimiento, o tamaño de la cohorte (Tablas 7, 8). La esperanza de vida media se aumentó en >20% en ratones transgénicos (27% en machos y 21% en hembras). Se quiso saber si este efecto en la longevidad fue debido a la disminución en la incidencia de linfomas observada en los ratones Ptentg. Sin embargo, los ratones Ptentg libres de linfoma presentaron un aumento similar en la longevidad cuando se compararon con los ratones ts libres de linfoma (Fig. 6a). Esto indica que Ptentg amplía la longevidad independientemente de su efecto en la protección contra el cáncer, sugiriendo así un impacto directo en el tiempo de vida con salud. A este respecto, la acumulación de daño de ADN en los tejidos, y particularmente en el hígado, es un sólido biomarcador del envejecimiento 12,45. La inmunofluorescencia con dos marcadores del daño de ADN, yH2AX y 53BP1, indicó un nivel significativamente menor de daño de ADN en el hígado de ratones Ptentg mayores en comparación con los controles ts (Fig. 2f). Se evaluó la coordinación neuromuscular de los ratones usando la prueba de la cuerda, que es otro sólido biomarcador del envejecimiento 28 Los ratones transgénicos mayores (2 años) rindieron significativamente mejor en esta prueba que sus controles ts de la misma edad (Fig. 2b), lo que sugiere además que los ratones Ptentg conservan el estado de forma durante más tiempo que los ratones ts. Una característica de los ratones longevos con la actividad del eje SII disminuida es su sensibilidad a la insulina mejorada 18 Este efecto, aparentemente paradójico, puede explicarse mediante mecanismos de retroalimentación q mantienen la ruta en un estrecho intervalo de actividad, tal sobrerregulación del receptor de insulina (In1ue
sr) o el sustrato 2 del receptor de insulina (Irs2) por Foxo1 1 c3om , 14o , 1 l7a . Manteniendo esto, los ratones Ptentg tuvieron menores niveles en ayunas de glucosa e insulina (Fig. 6b) y un valor significativamente menor de los índices de resistencia a la insulina HOMA-IR (Fig. 2c) y QUICKI (Fig. 6c), que se derivan ambos de los niveles de glucosa e insulina. Incidentalmente, los niveles en suero de Igf1 fueron moderadamente menores en ratones Ptentg en comparación con ratones ts, tanto jóvenes como mayores (Fig. 6d). Se examinó también el nivel de fosforilaciones de Ser/Thr inhibidoras en Irs1 en el tejido adiposo blanco, que pueden reflejar una retroregulación negativa por S6K1 29 Los ratones Ptentg mayores mostraron niveles reducidos de Akt fosforilado y, de forma interesante, también presentaron niveles menores de Ser636/639-Irs1 fosforilado en comparación con sus controles ts (Fig. 2d). La menor fosforilación de Irs1 en Ser6363/639 puede reflejar menores niveles de retroregulación negativa mediante S6K129 y, de acuerdo con esto, se encontraron menores niveles de fosforilación del sustrato S6 de S6K1 en el TAB de ratones Ptentg en comparación con los controles ts (Fig. 11). Estos datos soportan el concepto de que la sensibilidad a la insulina mejorada en los ratones Ptentg resulta de mecanismos de retroalimentación compensatoria que aseguran la homeostasis. Se concluye que la sobre-expresión, moderada y regulada, de Pten da por resultado una longevidad y tiempo de vida con salud aumentadas.
A pesar de la intensa investigación, la comprensión de los mecanismos fisiológicos que podrían estar implicados en el retraso del envejecimiento mediante la menor actividad de SII/PI3K es aún incompleta. La restricción calórica (RC) es una intervención universal anti-envejecimiento 2 y está asociada con menores niveles de Igf1 y niveles basales reducidos de actividad de la ruta de PI3K 30'32. Los ratones Ptentg presentaron un menor peso corporal (Fig. 3a) (27%-28% de disminución en los ratones jóvenes y 35-44% en ratones mayores, valores correspondientes a machos y hembras, respectivamente; Fig. 7a). De forma interesante, este menor peso se dio a pesar del hecho de que los ratones Ptentg eran hiperfágicos (Fig. 3b). Se quiso saber si esto podría ser un resultado del mayor gasto energético. Destacable, las rutas de SII/PI3K y mTOR/S6K están estrechamente relacionadas 2,33 y los ratones deficientes en S6k1 son longevos 34 y presentan un mayor gasto energético 15 De forma incidental, los niveles en suero de Igf1 fueron moderadamente, pero Ortega-Molina et al., presentaron a Nature 4 Ortega-Molina et al., presentaron a Nature 4 de forma significativa, menores en ratones Ptentg en comparación con ratones ts, tanto jóvenes como mayores, y los niveles de colesterol fueron también menores en ratones Ptentg (Fig. 6(e)). Todo junto, se concluye que la sobre expresión moderada y regulada de Pten da por resultado una supervivencia ampliada y tiempo de vida con salud mejorada. En un esfuerzo por aclarar los mecanismos fisiológicos que podrían estar implicados en la esperanza de vida ampliada de los ratones Ptentg, se ha explorado su metabolismo. Los ratones Ptentg presentaron un menor peso corporal (Fig. 3a) (27% y 28% de disminución en ratones macho y hembra jóvenes, respectivamente, y 35% y 44% en machos y hembras mayores; Fig. 7a). De forma interesante, este menor peso se dio a pesar del hecho de que los
ratones Ptentg era hiperfágicos (Fig. 3b y Fig. 12). Se quiso saber si esto podría ser un resultado del mayor gasto energético. La calorimetría indirecta indicó que los ratones Ptentg tienen un mayor gasto energético (Fig. 3c). Se ajustó un Sistema de Modelo General (SMG) con gasto energético como una variable dependiente del genotipo y del peso corporal. El análisis de la covarianza (ANCOVA) indicó que el genotipo tiene un impacto significativo en el gasto energético, que es independiente del impacto del peso corporal (Tabla 9). La calorimetría indirecta indicó que los ratones Ptentg tienen mayor gasto energético (Fig. 3c), además de, un elevado cociente respiratorio durante el periodo activo, es decir, oscuridad, del ciclo diario (Fig. 3d). La actividad locomotora fue similar entre las dos cohortes de ratones (Fig. 7b), implicando por tanto que una tasa metabólica elevada es responsable del aumento observado en el gasto energético. El gasto energético, favoreciendo la combustión a expensas de la conservación, se asocia generalmente con el almacenamiento reducido de nutrientes y la protección del daño metabólico. A favor de esto, se observó que los ratones Ptentg habían disminuido la adiposidad total (41% menos de grasa en machos jóvenes) (Fig. 3e), menor masa de tejido adiposo blanco (TAB) epididimario respecto al peso corporal (41% menos en machos jóvenes; Fig. 7c y 7d) y adipocitos más pequeños en el TAB epididimario (Fig. 3f). A favor de esto, la absorciometría de rayos X172 de energía dual (DXA) indicó que los ratones Ptentg tenían una disminución relativa en la masa grasa y una disminución relativa en la relación grasa/magra (Fig. 3d y Fig. 15). Además, en comparación con los controles ts, el peso del TAB epididimario respecto al peso corporal fue significativamente menor en los machos transgénicos jóvenes (Fig. 7c y 7d), y el tamaño de los adipocitos en el TAB epididimario fue menor (Fig. 3e). Los ratones Ptentg con dieta alta en grasas (DAG) durante seis meses aumentaron su peso corporal en un grado relativo similar a los ratones ts (Fig. 7e). Sin embargo, en contraste con los ratones ts con DAG, los ratones Ptentg no desarrollaron esteatosis hepática (Fig. 3g). Juntos, estos resultados indican que la sobrerregulación moderada de Pten da por resultado un gasto mayor de energía, menor sobrecarga de nutrientes y protección mejorada frente al daño metabólico.
El mecanismo más eficiente para disipar energía es a través de los adipocitos marrones, situados tanto en el tejido adiposo marrón (TAM) como, también, entremezclados con el TAB 35,3. Los adipocitos marrones han ganado una considerable atención desde la reciente comprensión de su importancia en los humanos adultos 37 Macroscópicamente, el TAM interescapular de los ratones Ptentg tenían un color rojizo más intenso en comparación con el tAm ts (Fig. 4a, izquierda); e, histológicamente, presentó una apariencia más densa debido al tamaño reducido de las gotitas de lípido multiloculares (Fig. 4a, derecha) que es sugestivo de mayor actividad lipolítica. La disipación de energía en los adipocitos marrones está mediada por la proteína de desacoplamiento Ucp1 35 Sorprendentemente, los niveles de expresión de Ucp1 fueron significativamente mayores en el TAM de los ratones Ptentg en comparación con sus crías normales ts (Fig. 4b). El análisis de un número de genes importantes para la función del TAM indicó que la mayoría de ellos se expresaban a niveles normales en el TAM de Ptentg, con la notable excepción importante de Pgcla (Fig. 4b). En relación a esto, merece la pena mencionar que los ratones que carecen de receptor de insulina (RI) en el TAM también presentan mayores niveles de expresión de Ucp1 46 El co activador transcripcional Pgcla integra múltiples respuestas metabólicas y es un regulador positivo crítico de la expresión de Ucp1 38,39 De forma interesante, Pgcla junto con algunos genes implicados en la oxidación de ácidos grasos estuvieron también significativamente sobre-regulados en el TAM de ratones Ptentg (Fig. 4b). Otros genes característicos de los adipocitos marrones no estaban significativamente alterados (Fig. 16). Tanto Pgc1a como Ucp1 se expresan de forma característica en adipocitos marrones 38,39, aunque no en blancos, y, por lo tanto, su detección en el TAB es indicativa de la presencia de adipocitos marrones en el TAB 47,36 El análisis del TAB epididimario indicó la presencia de niveles significativamente mayores de expresión de Pgc1a y Ucp1 en ratones transgénicos en comparación con ratones ts (Fig. 17), sugiriendo por consiguiente una mayor actividad en los adipocitos marrones que residen en el TAB. De forma incidental, se quiso saber si la restricción calórica (RC) ejercería una respuesta transcripcional similar en el TAM, pero los ratones bajo RC durante 4 semanas presentaron niveles menores, más que mayores, de Pgc1a y niveles normales de Ucp1 en el TAM (Fig. 18), sugiriendo por consiguiente, que el transgén Pten y la RC son diferentes a este respecto. En el hígado, el factor transcripcional Foxol es un compañero esencial de la función de Pgcla 5,7 y Akt fosforila e inhibe las proteínas tanto Pgcla 5 como Foxo 40,33 En base a esto, se examinó si el TAM de los ratones Ptentg también tenían niveles menores de Akt fosforilado y Foxo1. De hecho, la inmunodetección de estas proteínas reveló que el TAM transgénico tenía niveles menores de Akt activo (fosfo-Ser473-Akt), además de, menores niveles de Foxo1 fosforilado (fosfo-Thr24-Foxo1) (Fig. 4c). Además del TAM, el músculo es otro órgano importante responsable del gasto energético. En particular, la sobre-expresión de Pgc1a o compuestos pequeños que activan el Pgcla a través de Sirtl inducen un cambio en las miofibras musculares del tipo II (baja capacidad oxidativa) a tipo I (alta capacidad oxidativa) 48,49 y, en algunos casos, esto se asocia a un mayor gasto energético 48 El examen de la succinato deshidrogenasa en el músculo gemelo (que contiene ambos tipos de miofibras), además de, los niveles de ARNm característicos de miofibras tipo I no respaldaron el concepto de que los ratones Ptentg tienen un aumento relativo en las miofibras tipo I (Fig. 19). Esto refuerza la idea de que el mayor gasto energético observado en los ratones Ptentg es debido a una mayor actividad de los adipocitos marrones.
Los mecanismos de acción de Pten van más allá de la inhibición de PI3K49. Para establecer la implicación de PI3K en los efectos presentados anteriormente de Pten en el TAM, se inhibió PI3K en dos sistemas diferentes de adipocitos marrones cultivados in vitro. Para esto, se usó un pequeño compuesto inhibidor de PI3K desarrollado en el Centro Nacional de Investigaciones Oncológicas español (CNIO), llamado “CNIO-compuesto A”, y abreviado aquí como PI3Ki o Compuesto A (véase Métodos y la Fig. 20). Los preadipocitos 3T3-L1 que expresan ectópicamente C/Ebpp se diferenciaron en adipocitos marrones50 y el tratamiento con PI3Ki dio por resultado una sobrerregulación
de Ucp1 y Pgcla, tanto cuando se usa solo como en combinación con forskolina (un activador de AMP ciclasa conocido por sobrerregular los niveles de Ucp138) y junto con una severa disminución en los niveles de fosfo-Akt (Fig. 4d). Para apoyar más esto, el tratamiento de adipocitos marrones neonatales inmortalizados (tres líneas independientes) con PI3Ki también sobrerregularon la expresión de Ucp1 (Fig. 4d). Finalmente, el tratamiento de ratones con PI3Ki dio por resultado una sobrerregulación significativa de Ucp1 y Pgc1a en el TAM, además del Lcad implicado en la oxidación de ácidos grasos (Fig. 4e y Fig. 4b). Estos resultados indican que la infrarregulación de PI3K es responsable, al menos en parte, de los efectos de la sobre-expresión de Pten en el TAM de los ratones Ptentg.
Los resultados anteriores demostraron que la inhibición de PI3K tiene efectos autónomos celulares que pueden recapitularse in vitro con adipocitos marrones cultivados. Para ampliar más este concepto, se aprovechó el factor transcripcional Prdm16 y su co-factor C/Ebpp, cuya expresión combinada es capaz de programar fibroblastos para formar almohadillas de grasa que contienen TAM subcutáneo tras el trasplante 8,9 Los MEF inmortalizados ts y Ptentg se programaron con retrovirus que codifican Prdm16 y C/Ebpp, y se inyectaron de forma subcutánea en ratones desnudos. Dos meses más tarde, se identificaron almohadillas de grasa ectópica con depósitos de TAM en los sitios de inyección (Fig. 4f y Fig. 8). La cuantificación de la cantidad de TAM formado indicó que las células Ptentg fueron significativamente más eficaces en la generación de TAM que sus contrapartes de ts (Fig. 4g). Estos resultados confirman que Pten ejerce un efecto autónomo celular en el TAM, y abren una ruta para mejorar la generación de trasplantes de TAM ectópico. Todo junto, estas observaciones revelan una nueva función de Pten como un regulador positivo de disipación de energía en adipocitos marrones.
En gusanos y moscas, la ruta de longevidad SII está mediada intracelularmente por la ruta PI3K/Akt/Foxo. Esta unión, sin embargo, se perdió en los mamíferos donde se conocía la actividad SII disminuida para ampliar la longevidad pero no se sabía nada sobre el impacto de la señalización de PI3K en la longevidad. El descubrimiento de que Pten regula la longevidad, respalda considerablemente la conservación evolutiva de esta ruta de longevidad intracelular. En un alcance más amplio y junto con los informes anteriores 10,11, los cuatro supresores tumorales principales, específicamente, p53, Ink4a, Arf y Pten, aumentan la supervivencia del organismo independientemente de sus efectos en la protección contra el cáncer, revelando por consiguiente una íntima conexión entre la longevidad y la protección contra el cáncer. Se ha descubierto también un papel de Pten en la regulación de la combustión de nutrientes por los adipocitos marrones. Esto postula un nuevo mecanismo para explicar los efectos en la longevidad de la menor actividad de la ruta SII/PI3K. En particular, el mayor gasto energético reduce el almacenaje de lípidos y mejora los efectos patológicos de la sobrecarga de nutrientes, que a su vez contribuye a mejorar el tiempo de vida con salud y prolongar la longevidad. Los efectos de la sobre-expresión de Pten moderada son reminiscentes de los presentados para la deficiencia de S6KI, que además da por resultado el gasto energético 29 y longevidad 34 mejorados. Juntas, estas observaciones respaldan un mecanismo unificado y conservado evolutivamente para la implicación de las rutas SII/PI3K y mTOR/S6K en la longevidad de los mamíferos.
Métodos
Transgénesis
Para generar la cepa de ratón Ptentg, el cromosoma artificial bacteriano (BAC) RP24-372O16 (obtenido de CHORI; http://www.chori.org) (Fig. Comp. 5a) se linealizó usando PI-Scel (New England Biolabs) y 2 pl de una disolución que contiene 0,4 pg/pl se microinyectaron en los pronúcleos de ovocitos fertilizados derivados de entrecruzamientos entre ratones (C57BL6 x CBA) F1. Los fundadores se aparearon con ratones C57BL6 y la progenie resultante, que era de antecedentes genéticos de C57BL6/CBA (75%:25%), se analizó para la transmisión del transgén, integridad de transgén, y número de sitios de integración. El análisis de la integridad y transmisión se controló por amplificación por PCR de las dos regiones terminales del inserto genómico, específicamente, T7-O16 (Fw-T7: 5'-CCG CTA ATA CGA CTC ACT ATA GGG-3'; Rv-T7: 5'-TCA TCT CGG CTC CAT CGT TT-3') y SP6-O16 (Fw-Sp6: 5'-GTC GAC ATT TAG GTG ACA CTA TAG AAG-3'; Rv-Sp6: 5'-GAT GCT GTG TGC TAC AGG GAT G-3'). Los ratones Ptentg se retrocruzaron durante una generación con ratones C57BL6, de esta manera los antecedentes de todos los ratones usados en este estudio es C57BL6/CBA (75%:25%). Los ratones se alimentaron o con una dieta para roedores estándar (Harlan Teklad 2018, 18% de calorías procedentes de la grasa) o, cuando se indicó, con una dieta alta en grasas (Research Diet D12451, 45% de calorías totales procedentes de la grasa).
Experimentación animal
Para la carcinogénesis de 3-metil-colantreno (3MC), se siguieron los métodos descritos anteriormente 41. Brevemente, los ratones de 2 meses de edad (machos y hembras) recibieron una única inyección intramuscular en una de las patas traseras de unos 100 pL de disolución que contenía 3MC (Sigma), a una concentración de 100 pg/pL y disuelta en aceite de sésamo (Sigma). Para el ensayo de la cuerda, los ratones (machos y hembras) se colocaron en una barra de sección circular (60 cm de larga y 1,5 cm de diámetro) y la prueba se consideró exitosa cuando un ratón estuvo en la barra durante 60 segundos en al menos un ensayo de 5 ensayos consecutivos. Todos los ratones se observaron semanalmente por personal entrenado. Tras signos de morbilidad, los ratones se inspeccionaron atentamente de forma diaria hasta la aplicación de los criterios del Punto Final Humanitario (HEP) (http://dels.nas.edu/global/ilar/Guide). Desde nuestra experiencia, el punto final humanitario se aplica cuando la esperanza de vida del ratón es en promedio más corta que una semana. Los ratones que murieron de forma
espontánea (Muerte en la Jaula o DIC) tuvieron una muerte repentina y no fue precedida por morbilidad detectable. Medidas metabólicas
Todas las determinaciones metabólicas se realizaron en ratones machos. Los ratones se alojaron en jaulas metabólicas durante 5 días, y se midieron la ingesta de comida y agua, además de la eliminación de heces y orina durante los siguientes 4 días. Se determinó la composición corporal (contenido en grasa y masa magra) por absorciometría de rayos X de energía dual (DXA) (densitómetro Lunar PIXImus, GE Medical Systems). La adquisición de imágenes duró 5 minutos con los ratones bajo anestesia por inhalación de isofluorano al 2% en oxígeno al 100%. El análisis de la masa magra y la masa grasa se realizó usando una región de interés (RDI) que comprende el cuerpo entero. La calorimetría indirecta se realizó siguiendo métodos estándar usando las cámaras metabólicas del Sistema Oxylet (Panlab Harvard Apparatus). Los ratones estuvieron en jaulas de medida 12 h antes de la recogida de datos. La temperatura ambiental fue 23°C y los ciclos de luz/oscuridad fueron de 12 h. El volumen consumido de O2 (VO2) y el CO2 eliminado (VCO2) se grabaron cada 24 minutos (4 cámaras metabólicas simultáneas, con un periodo de muestreo de 4 min por caja, más 1 min de purga por caja). El cociente respiratorio (CR) se calculó como CR=VCO2/VO2. El gasto energético (GE) se calculó como GE=(3.815+(1,232XCR)) x VO2 x 1,44). La actividad locomotora total se midió usando el Sistema Physiocage (Panlab Harvard Apparatus). Los niveles de Igf1 en suero se midieron por ELISA (ELISA IGF-1 de ratón/rata; Demeditec). La glucosa en suero en ayunas se midió usando tiras Glucocard (A. Meranini Diagnosis). Los niveles de insulina en ayunas se determinaron por ELISA (kit de ELISA de insulina de ratón ultra-sensible; Crystal Chem Inc.). La sensibilidad a la insulina se evaluó mediante el índice de Evaluación del modelo homeostático (HOMA-IR = [(insulina en ayunas, pü/ml) x (glucosa en ayunas, mg/dl]/405) y Índice cuantitativo de control de sensibilidad a la insulina (QüICKI = 1/(Log(insulina en ayunas, pü/ml) Log(glucosa en ayunas, mg/dl)]). El colesterol en suero y la tiroxina se determinaron usando rotores VetScan (Abaxis Veterinary Diagnostics). La leptina en suero se determinó por ELISA (Crystal Chem Inc.). La adiponectina en suero se determinó por ELISA (Invitrogen). La sangre se recogió de la punta de la cola (glucosa e insulina), de la vena sub-mandibular (Igf1, colesterol y tiroxina) y de una punción cardiaca post-mortem (leptina y adiponectina). Inhibición in vivo de PI3K
El Compuesto A de bajo peso molecular es un potente inhibidor de las isoformas de PI3K p110a (Ki=2,4 nM) y p1105 (Ki=9,8 nM) (la inhibición de las otras isoformas de PI3K p110p y p110y tenían valores de Ki>110 nM, y la inhibición de un total de 282 quinasas adicionales que incluyen mTOR y DNAPK necesitan concentraciones de CI50 > 1 pM). Para los ensayos in vitro se añadió Compuesto A a una concentración de 1 pM. Para los ensayos in vivo, el Compuesto A se administró oralmente por ingesta forzada a una dosis de 15 mg/kg. Los ratones se sacrificaron 6 h después y los tejidos se extrajeron y analizaron. Los ratones tratados fueron machos C57BL6, de 3 meses de edad. Ensayos celulares
Los fibroblastos embrionarios de ratón (MEF) se aislaron a E13.5 como se describe anteriormente 42 Para la estimulación de insulina, los MEF primarios se privaron de suero (0% de SFB) durante 12 h, seguido por 60 min de incubación con PBS y después se estimularon con 1 pg/ml de insulina (Sigma) durante 30 min. Para la transformación oncogénica, los MEF primarios se transdujeron de forma retroviral con pLXSN-neo-E6 y o bien pWZL-blasto-medio-T (amablemente proporcionado por Jean Zhao, Dana-Farber Cancer Institute, Boston) o pBABE-puro-EGFRL858R (amablemente proporcionado por William Sellers y Matthew Meyerson, plásmido Addgene núm.
11012) 43 Después de la correspondiente selección de fármacos se pusieron en placas 20.000 células en placas de 10 cm de diámetro, y 2 semanas más tarde se fijaron y tiñeron con Giemsa al 20%. Las líneas celulares de adipocito marrón inmortalizadas se obtuvieron del TAM inter-escapular de neonatos de 3-5 días de edad, tratadas con y cultivadas como se describe anteriormente 33. Para la inmortalización, los cultivos se transdujeron de forma retroviral con antígeno T grande (en vector pBABE-puro, amablemente proporcionado por James de Caprio, Dana Farber Cancer Institute, Boston). Para la reprogramación de los adipocitos 3T3-L1 en adipocitos marrones, se siguió el método presentado anteriormente50. Brevemente, las células 3T3-L1 se transdujeron retroviralmente con pBABE-puro-Cebpb (amablemente proporcionado por Roger R. Gomis, IRB, Barcelona). Después de la selección de fármacos con puromicina, las células se cultivaron para confluir y posteriormente se cultivaron durante 48 h con “medio de diferenciación” (DMEM con FBS al 10%, insulina 20 nM, T3 1 nM, rosiglitazona 1 pM, isobutilmetilxantina 0,5 mM, indometacina 125 nM, dexametasona 5 pM). Después de esto, las células se expusieron a “medio de mantenimiento” (DMEM con FBS al 10%, insulina 20 nM, T3 1 nM) durante 4 días. Para el experimento mostrado en la Fig. 4d, los cultivos de adipocitos marrones inmortalizados neonatales 3T3-L1/Cebpp diferenciados o no diferenciados se lavaron en PBS y se trataron con “medio regular” (DMEM con FBS al 10%,) que contenía forskolina 10 pM (Sigma) y/o Compuesto A 1 pM durante 4 h.
Generación de TAM ectópico
La programación in vitro de MEF y posterior trasplante para generar adipocitos marrones se realizó esencialmente como se describe anteriormente 9 Brevemente, los MEF primarios se inmortalizaron primero con pLXSN-neo-E6, y después se transdujeron de forma retroviral con pBABE-puro-Prdm16 (amablemente proporcionado por Bruce Spiegelman, plásmido Addgene 15504) 8 y pBABE-puro-Cebpb (amablemente proporcionado por Roger R. Gomis, IRB, Barcelona). Después de la selección de fármacos, los fibroblastos transducidos con PrdmI6/Cebpb se
extendieron y se inyectaron de forma subcutánea (10 millones de células por sitio de inyección) en ratones desnudos (machos, 10 semanas de edad). Después de 2 meses, los ratones se sacrificaron. Las almohadillas adiposas injertadas eran a menudo visibles. La piel alrededor del sito de inyección se procesó para la histología. Secciones en serie se exploraron y examinaron. En algunos casos, la grasa ectópica no se identificó (véase la cuantificación en la Fig. 4g). Las áreas ocupadas por TAM se cuantificaron, excluyendo el TAB u otro, tal como granuloma.
Análisis de proteína
El tampón de lisis (NaCl 150 mM, Tris 10 mM pH 7,2, SDS al 0,1%, Triton X-100 al 1,0%, desoxicolato al 1%, EDTA 5 mM) se usó para preparar extractos de proteína. Los análisis de inmunoelectrotransferencia de Western se realizaron según los procedimientos estándar. Los anticuerpos de señalización celular se usaron para la detección de Pten (núm. 9552), P-S473-Akt (núm. 4058), P-T308-Akt (núm. 9275), P-T24/T32-Foxo1/3 (núm. 9464), P-S636/639-Irs1 (núm. 2388). Para la detección del Akt1 total, se usó un anticuerpo de Upstate (núm. 07-416), y para p-actina, de Sigma (núm. AC-15).
Análisis de ARN
El ARN total de tejidos o fibroblastos se extrajo usando TRIZOL (Invitrogen). La transcripción inversa se realizó usando cebadores aleatorios y Ready-To-GoTM You-Prime First-Strand Beads (GE Healthcare). Se realizó el PCR en tiempo real cuantitativo usando mezcla maestra Sybr Green I para ADN (Applied Biosystems) en un termociclador ABI PRISM 7700 (Applied Biosystem). Las secuencias cebadoras se describen en la Tabla Comp. SI.
Análisis histológicos
El tejido adiposo marrón, el tejido adiposo blanco e hígado se fijaron toda la noche en formalina, se incrustaron en bloques de parafina y se seccionaron. Las secciones de tejido se tiñeron con hematoxilina/eosina. Se midió el tamaño de los adipocitos blancos usando el programa ImageJ y se midieron al menos 500 células por cada ratón. Análisis estadísticos
Las curvas de supervivencia se compararon usando la prueba de rango logarítmico. Para todas las demás comparaciones se usó, como se indica, la prueba exacta de Fisher o la prueba t de Student de dos colas.
Ejemplo D - Ejemplos adicionales de compuestos/inhibidores de PI3K de Fórmula I
Los compuestos de la invención/fórmula I se prueban/probaron y se mostró que son/eran inhibidores de PI3K.
Donde los nombres de compuesto se dan en la presente memoria, se generan típicamente con Chem Draw.
La invención se ilustra por medio de los siguientes ejemplos, en que las siguientes abreviaturas (o símbolos químicos) pueden emplearse:
“dba” dibencilidenacetona; “DCM” diclorometano; “MeOH” metanol; “EtOH” etanol; “THF” tetrahidrofurano; “DMF” dimetilformamida; “CHCl3” cloroformo; “DME” dimetoxietano; “Et2O” dietiléter; “Hex” hexano; “EtOAc” acetato de etilo; “Pd(PPh3)4” tetrakis(trifenilfosfina)paladio; “KOAc” acetato de potasio; “DIPEA” diisopropiletilamina; “Pd(PPh3)4” tetrakis(trifenilfosfina)paladio; “Pd(dppf)Cl2.DCM” dicloruro de 1,1'-bis(difenilfosfino)ferrocenopaladio (II), diclorometano; “min.” Minutos; y “h.” horas.
Los compuestos intermedios de la Tabla 1 se prepararon según los procedimientos A-1, A-2 y A-3 descritos a continuación. Los compuestos intermedios de la Tabla 2 se prepararon según los procedimientos A-4 a A-28 descritos a continuación. Los ejemplos finales de los compuestos de la invención se prepararon según los procedimientos B-1 a B-26 (y A-13) descritos a continuación. Los procedimientos de los métodos A y B se describen en más detalle en la parte experimental a continuación. Si un procedimiento experimental no se describe específicamente, la síntesis se realiza de acuerdo con los métodos descritos en la presente memoria, opcionalmente con referencia a procedimientos conocidos por el experto. Un procedimiento para preparar un compuesto final puede o no estar acompañado por datos característicos para ese compuesto final.
Tabla 1 - Intermedios de pirazina
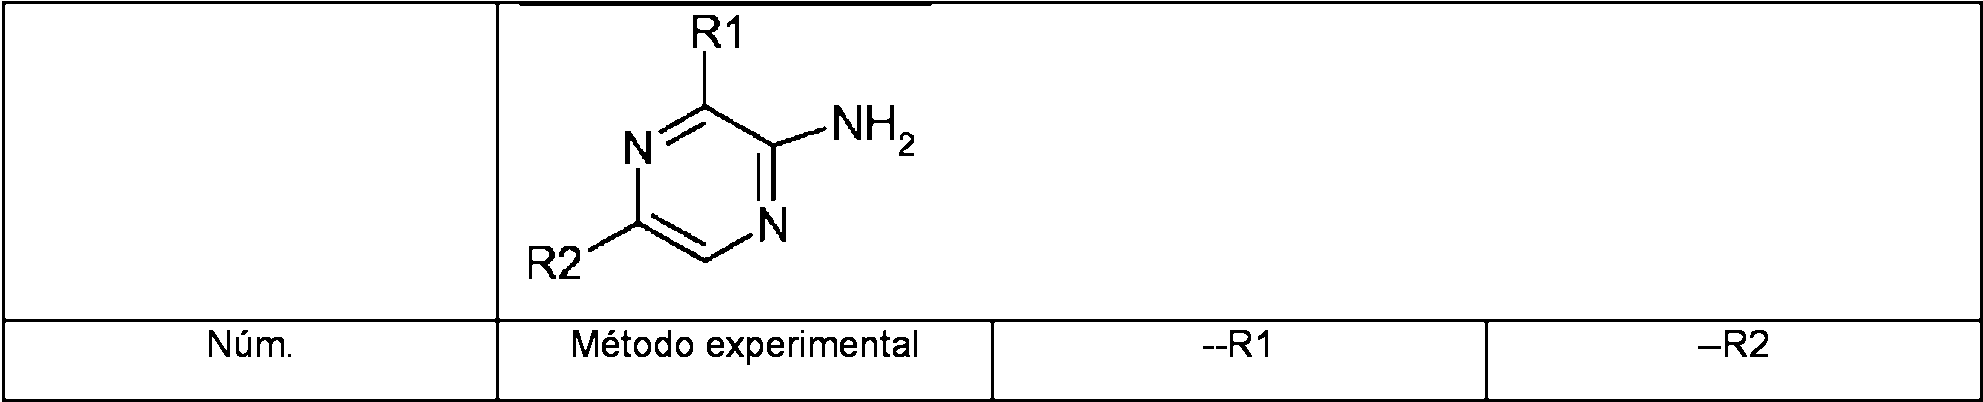

Tabla 2 -Intermedios


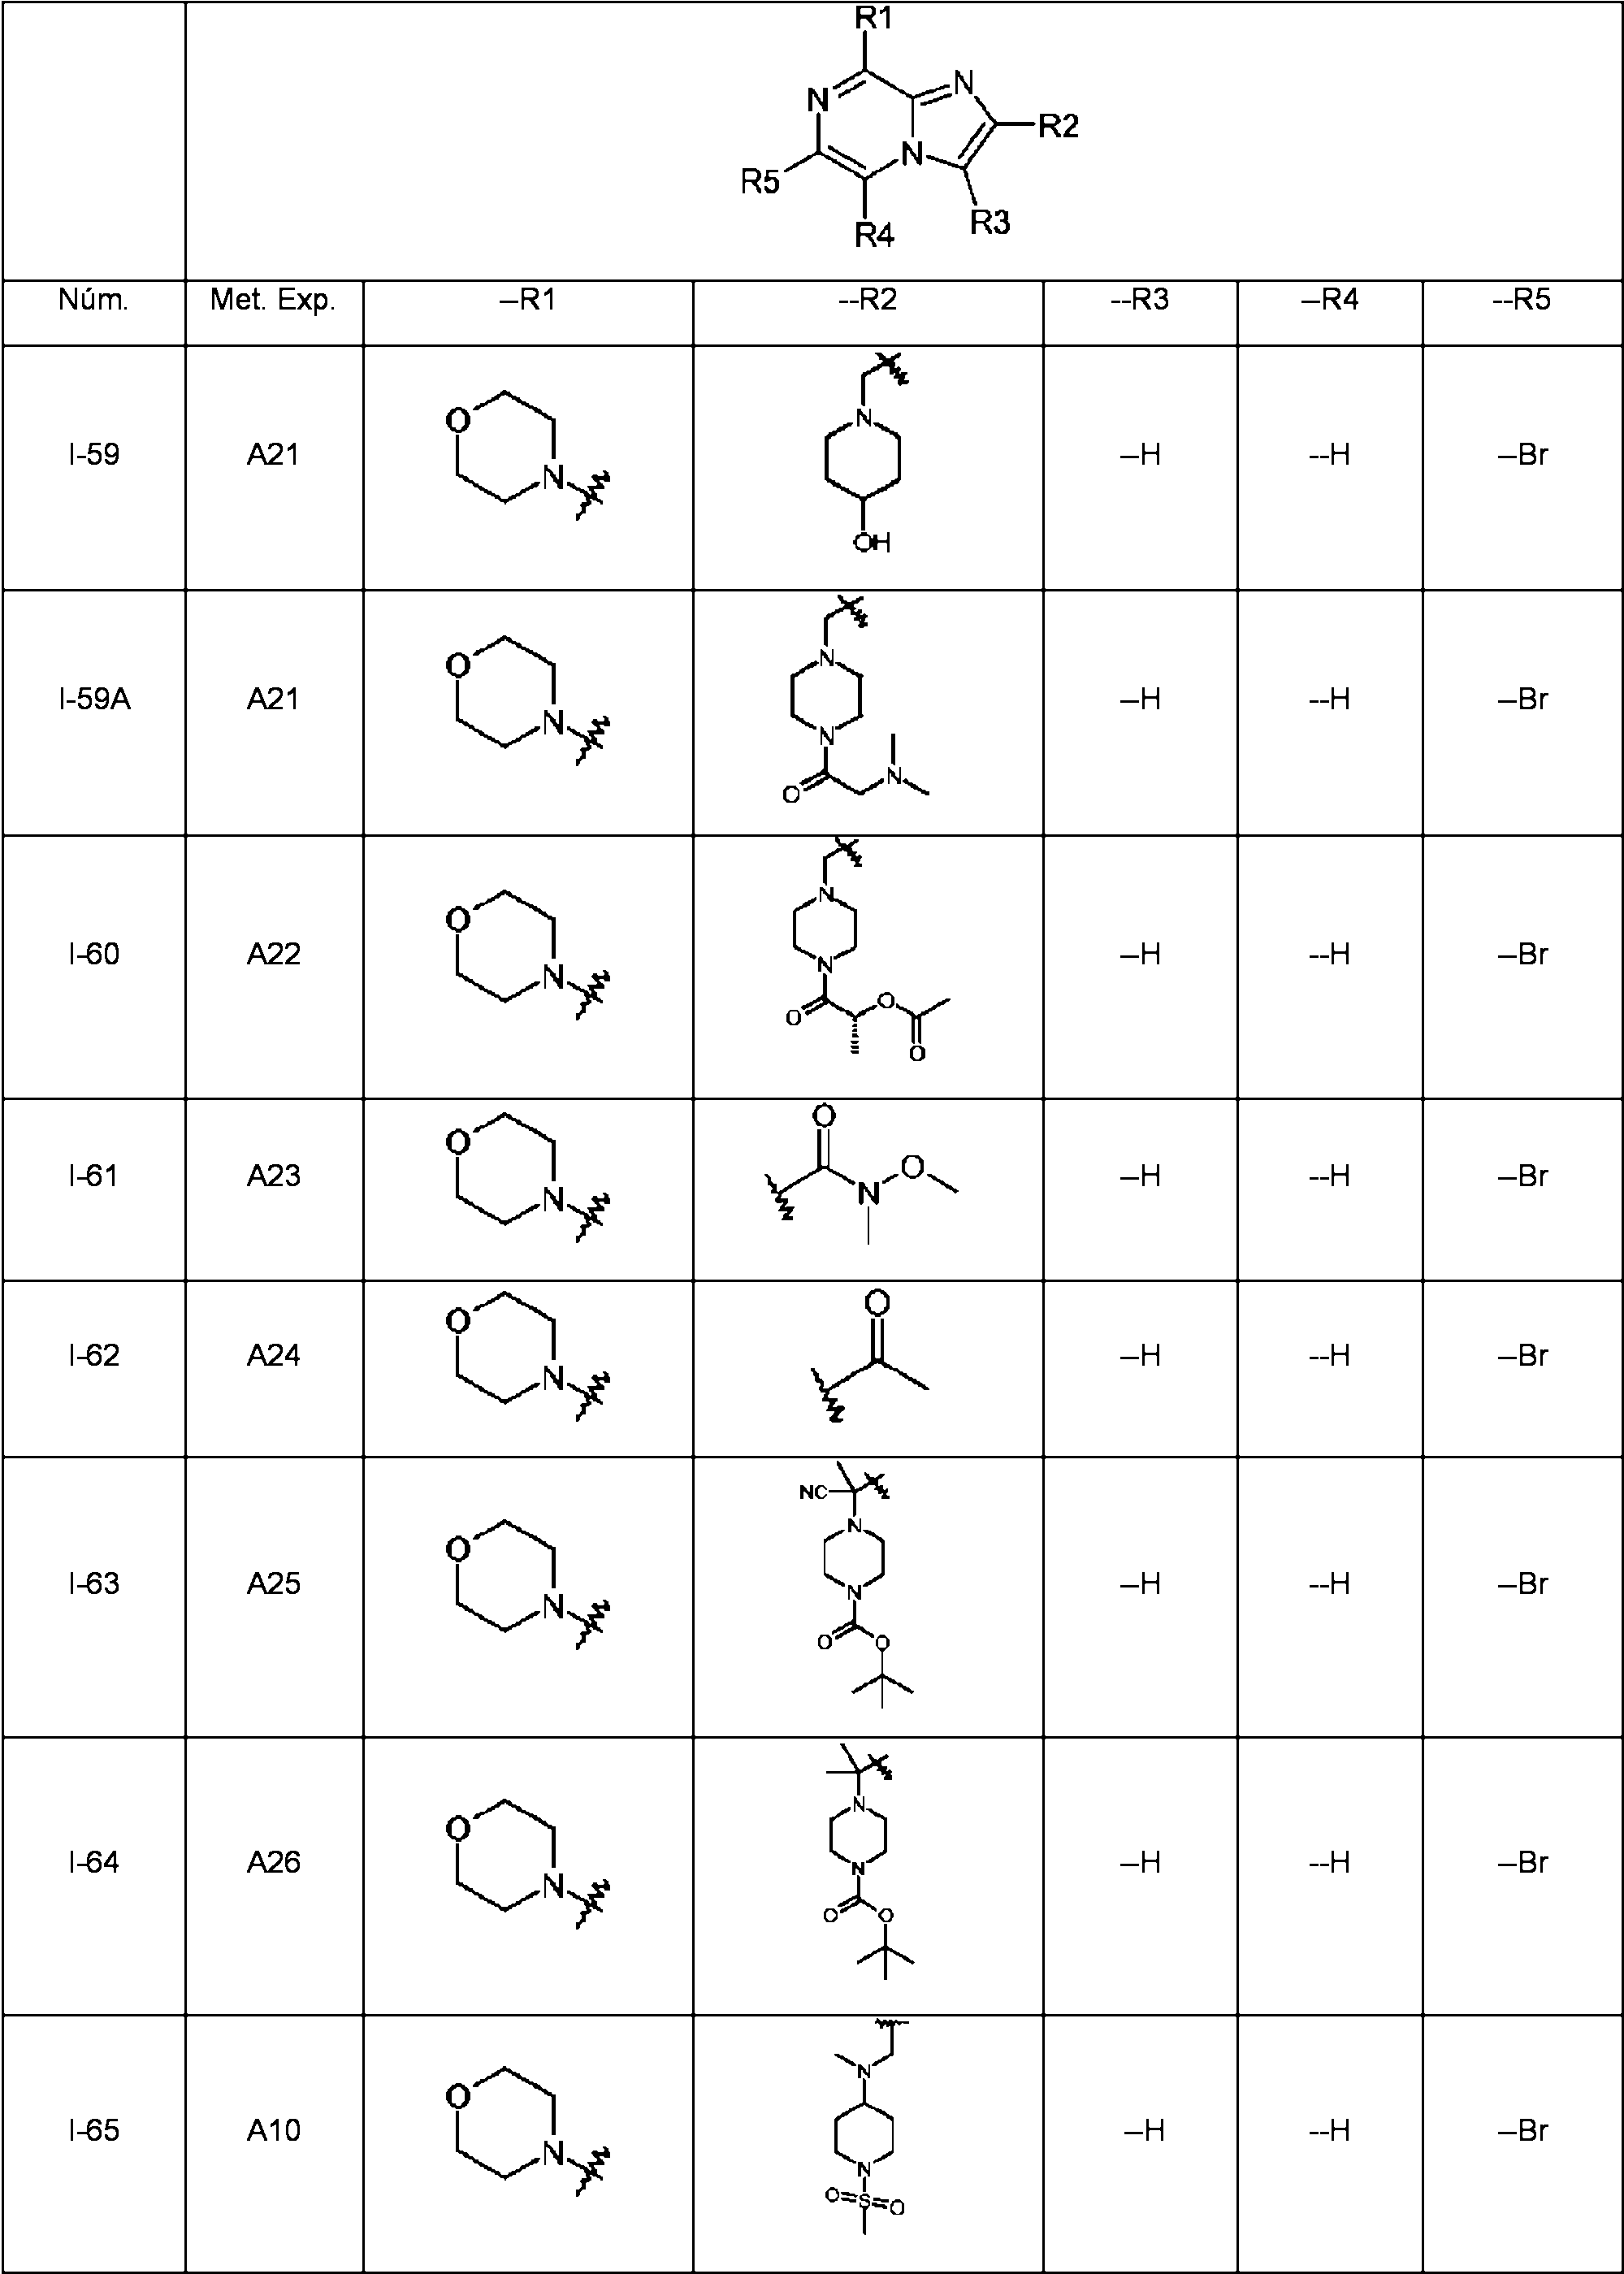

Tabla 3 - Productos finales preparados de acuerdo con los procedimientos descritos en la presente memoria.


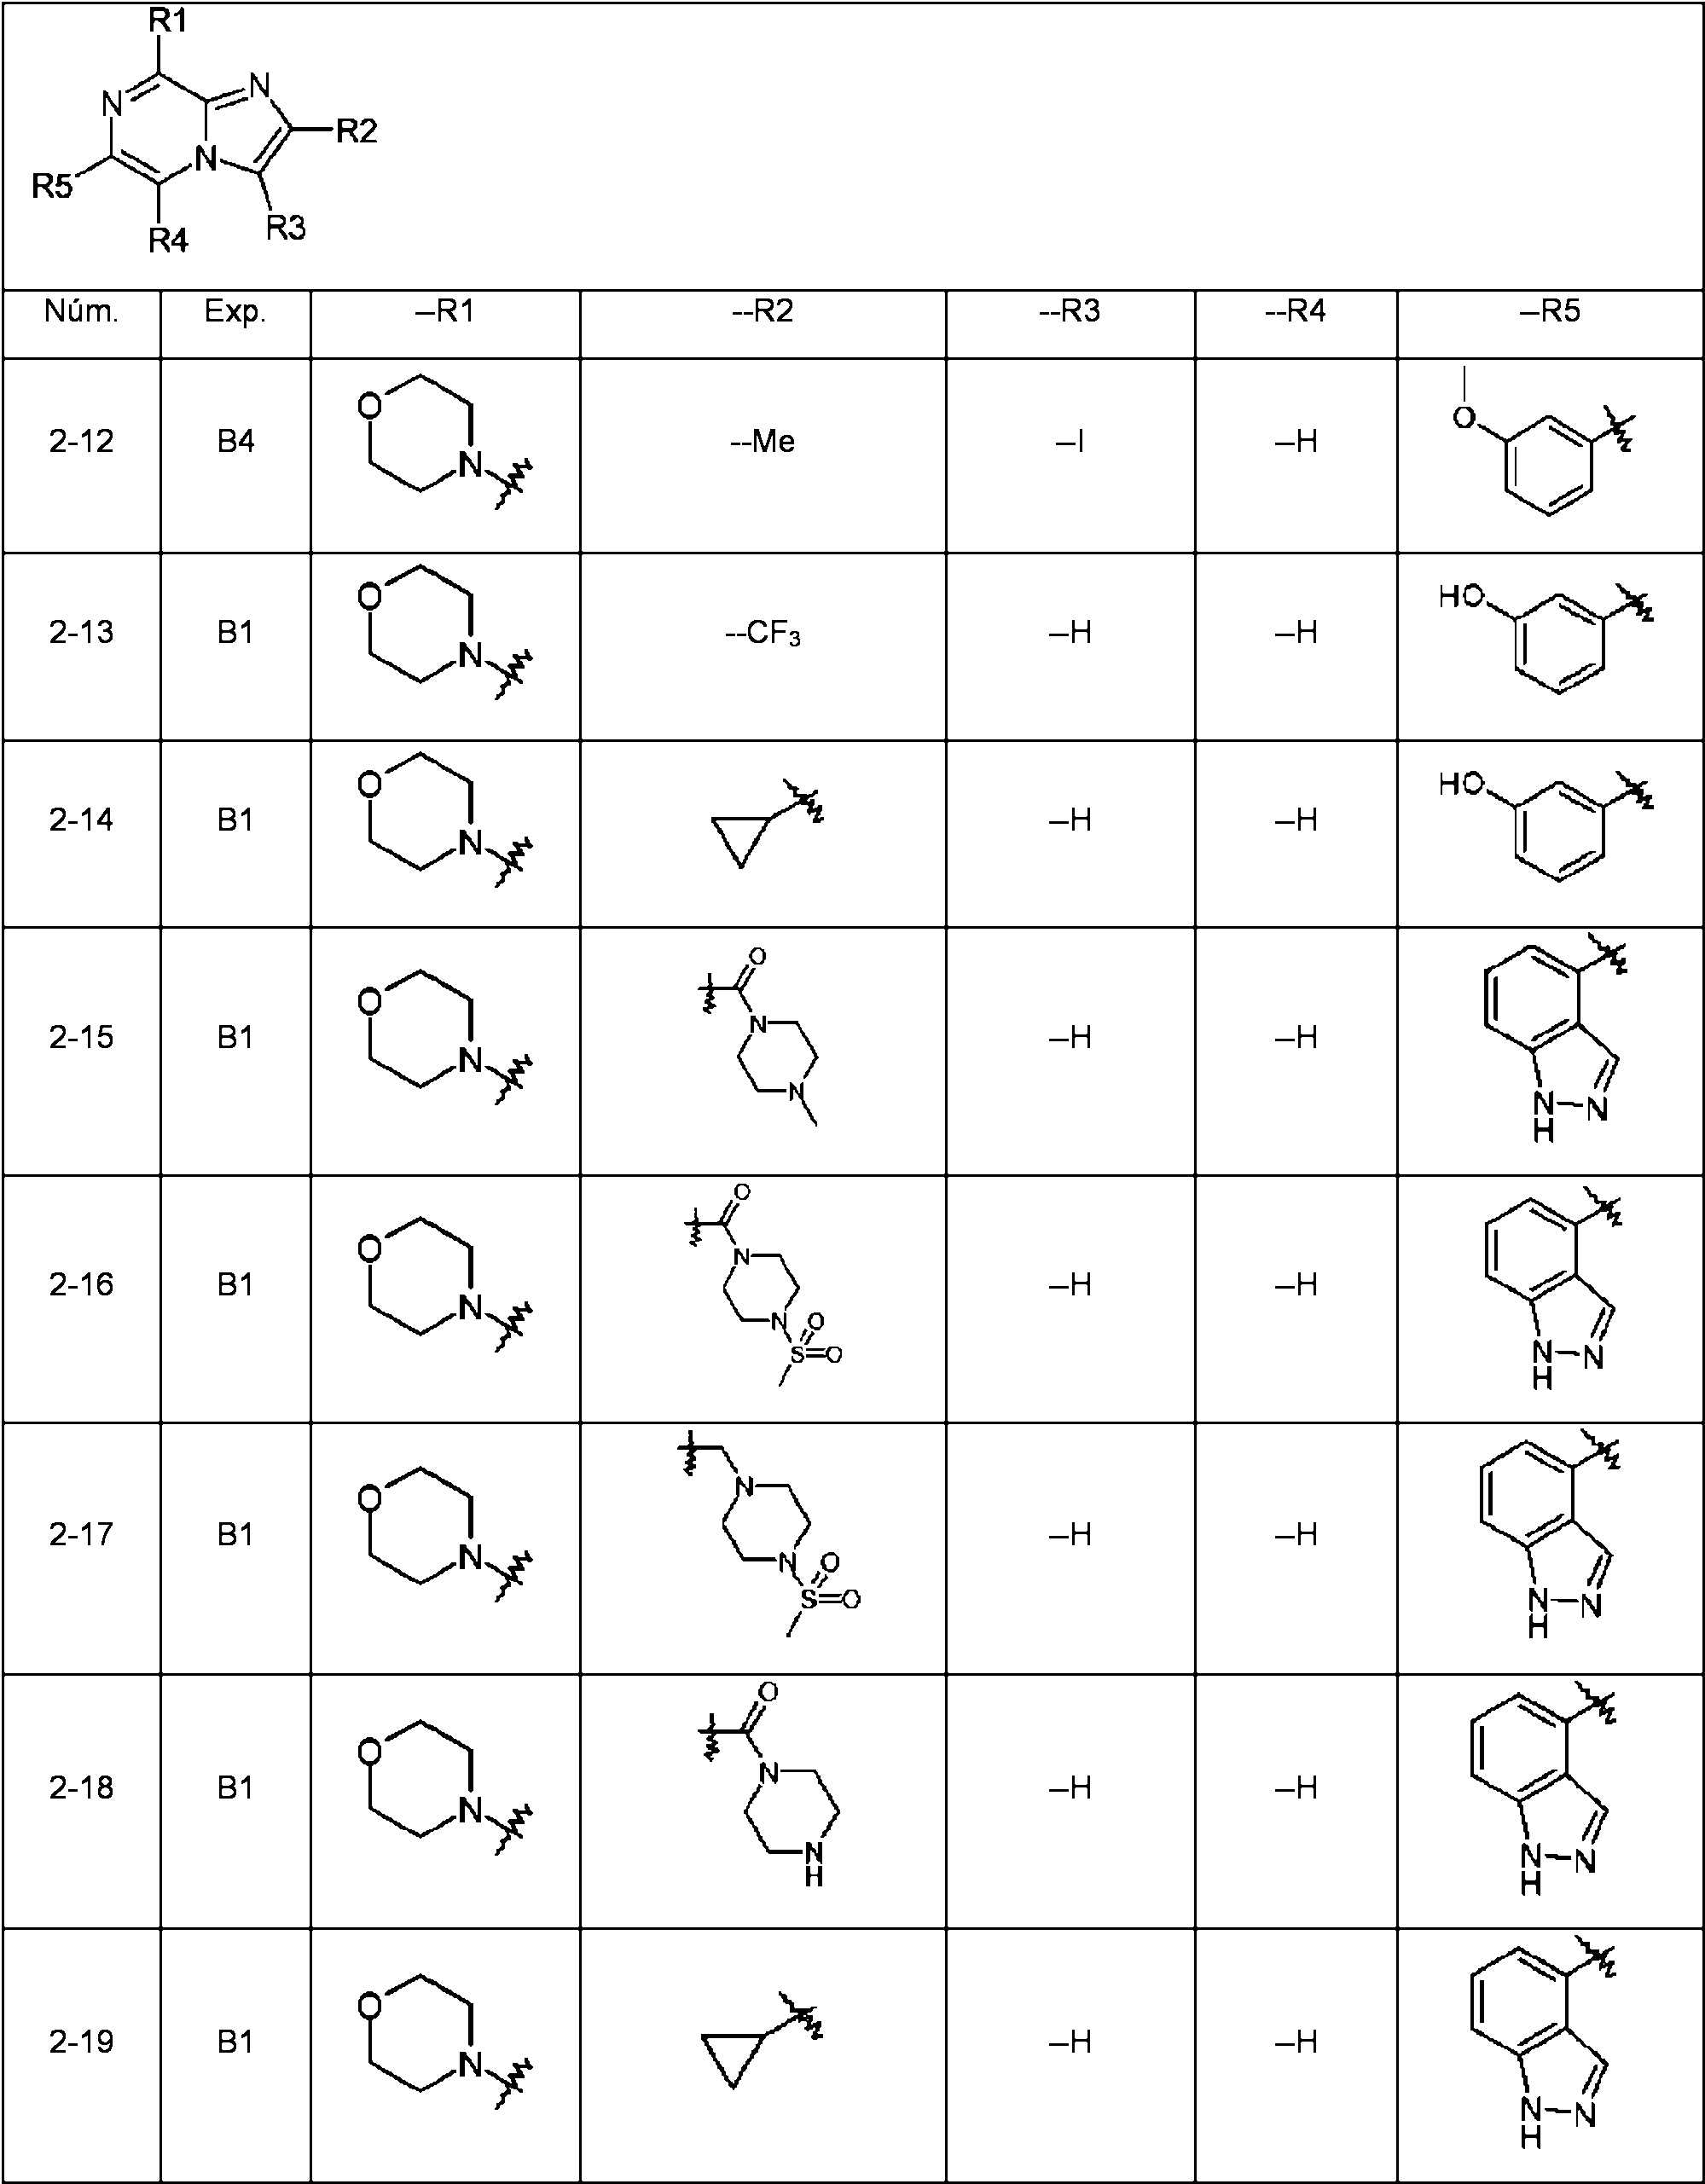


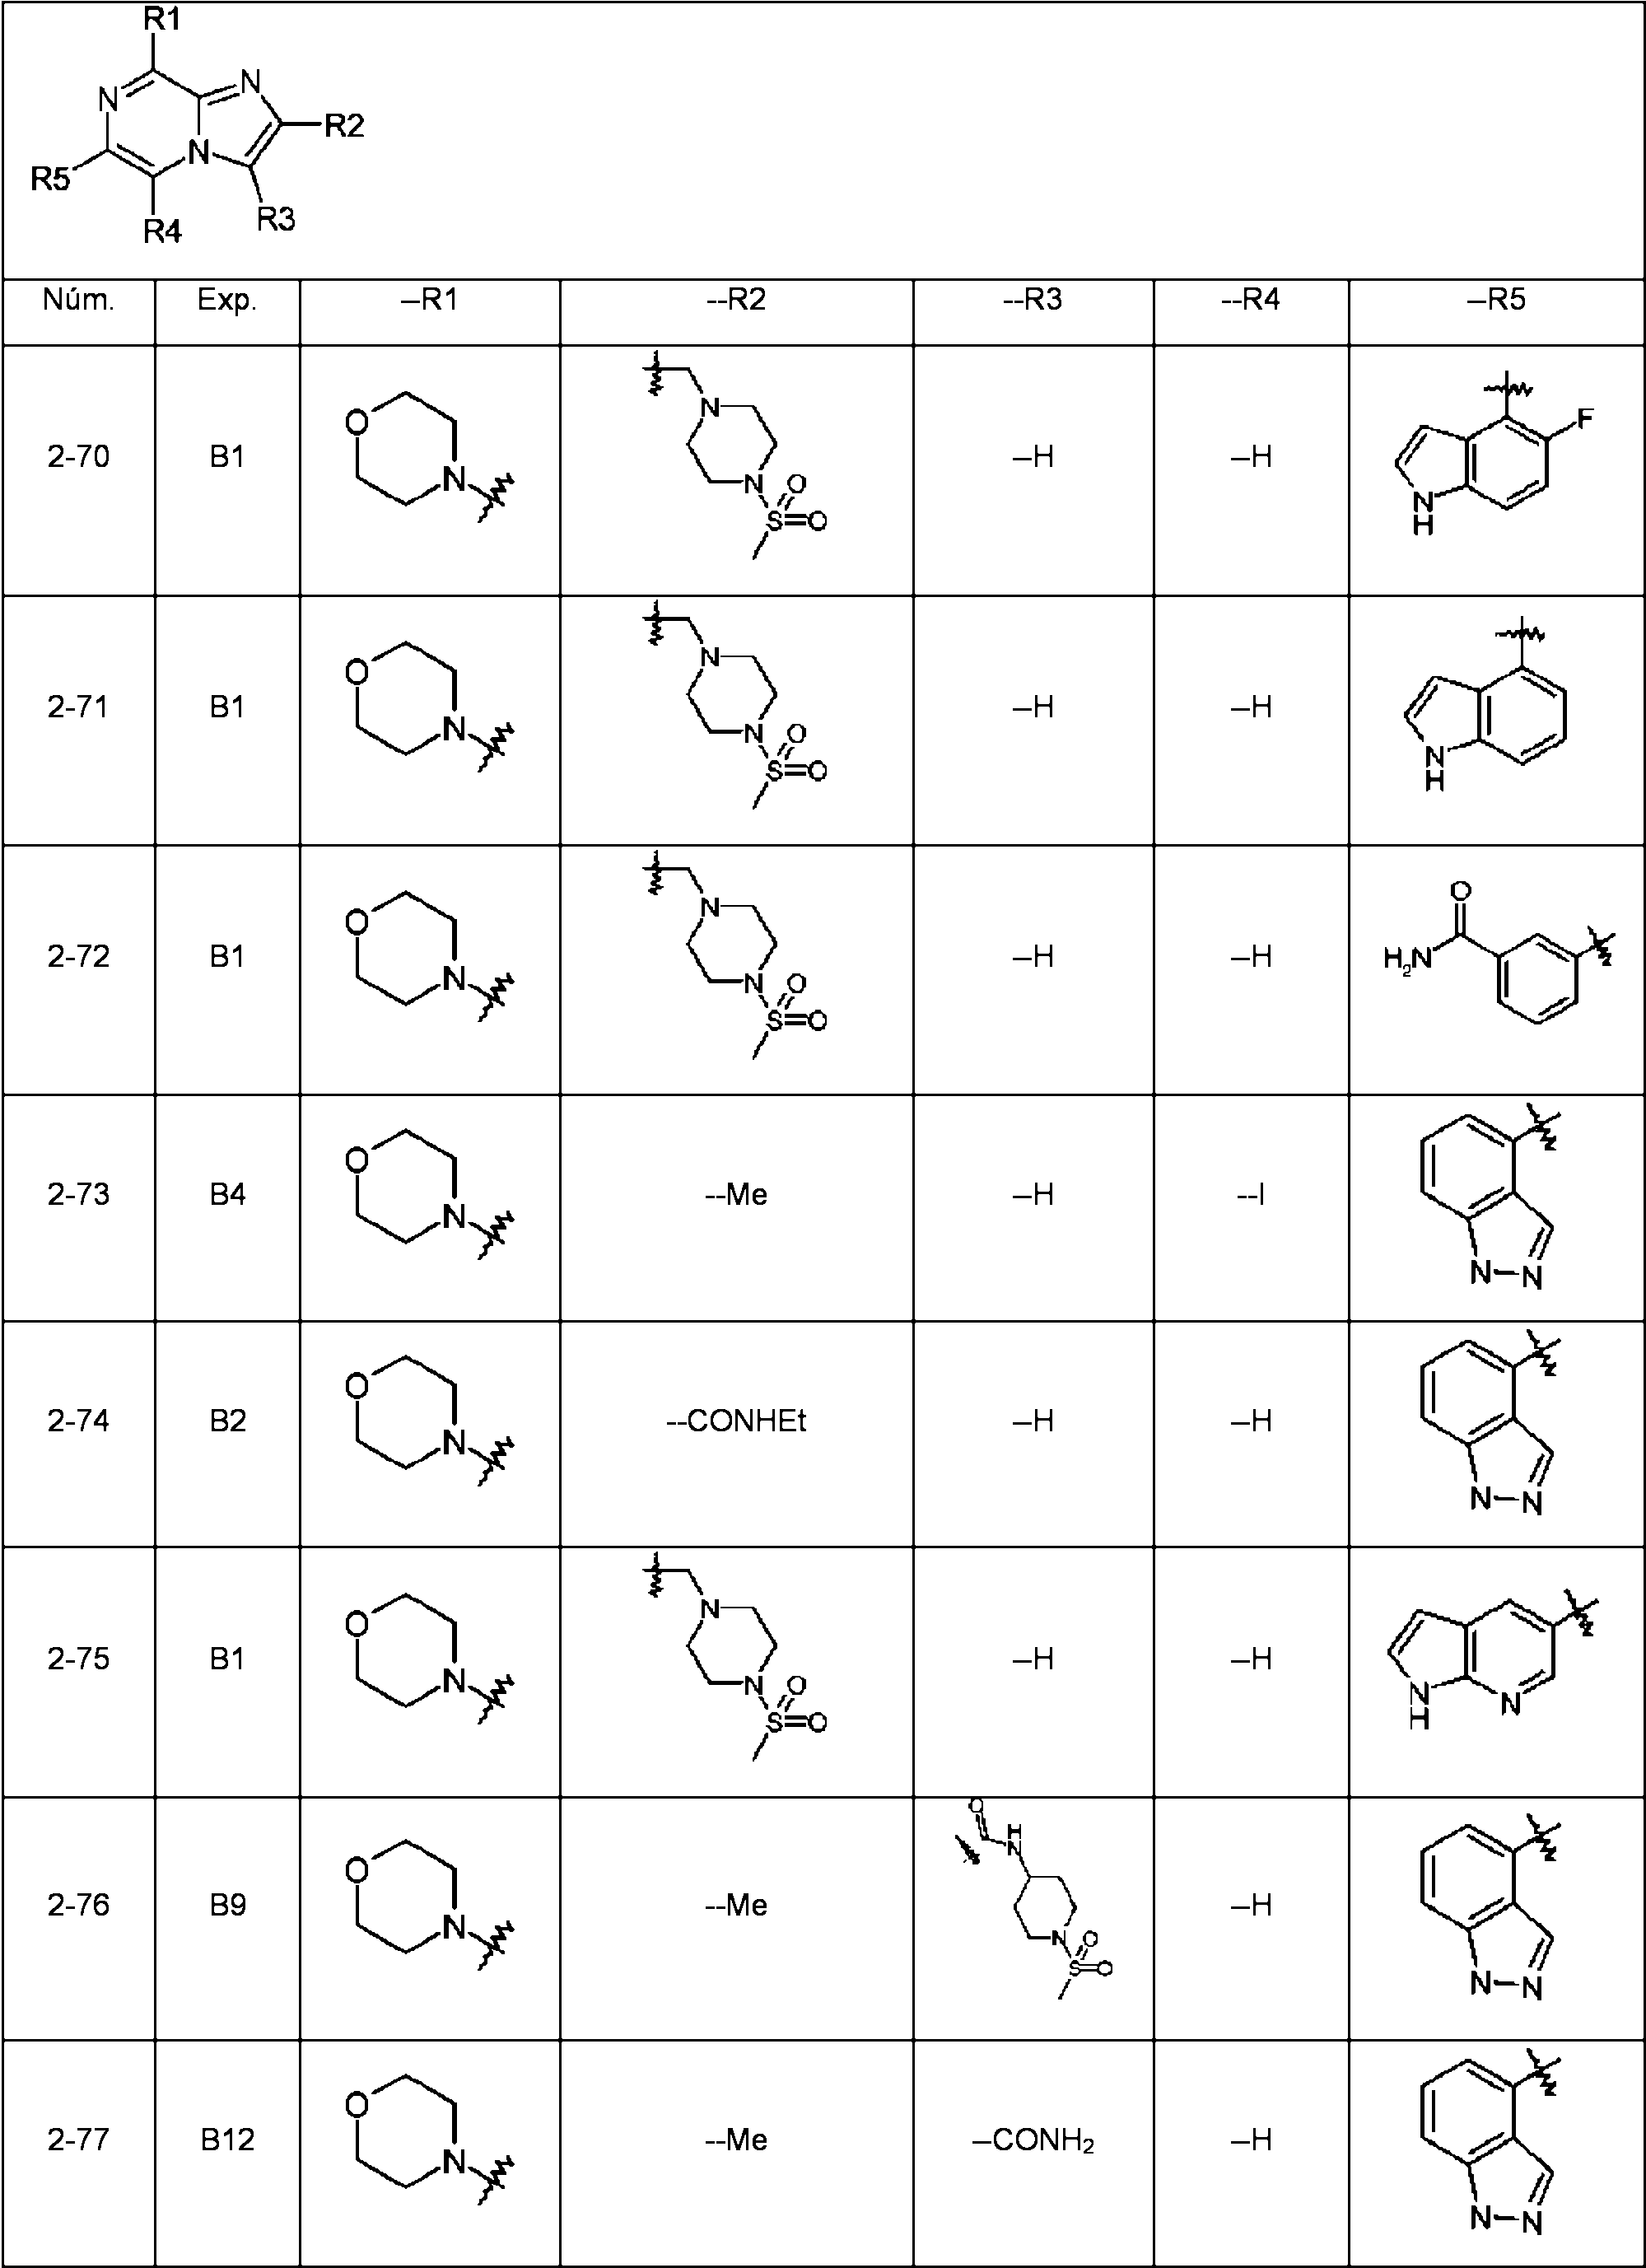
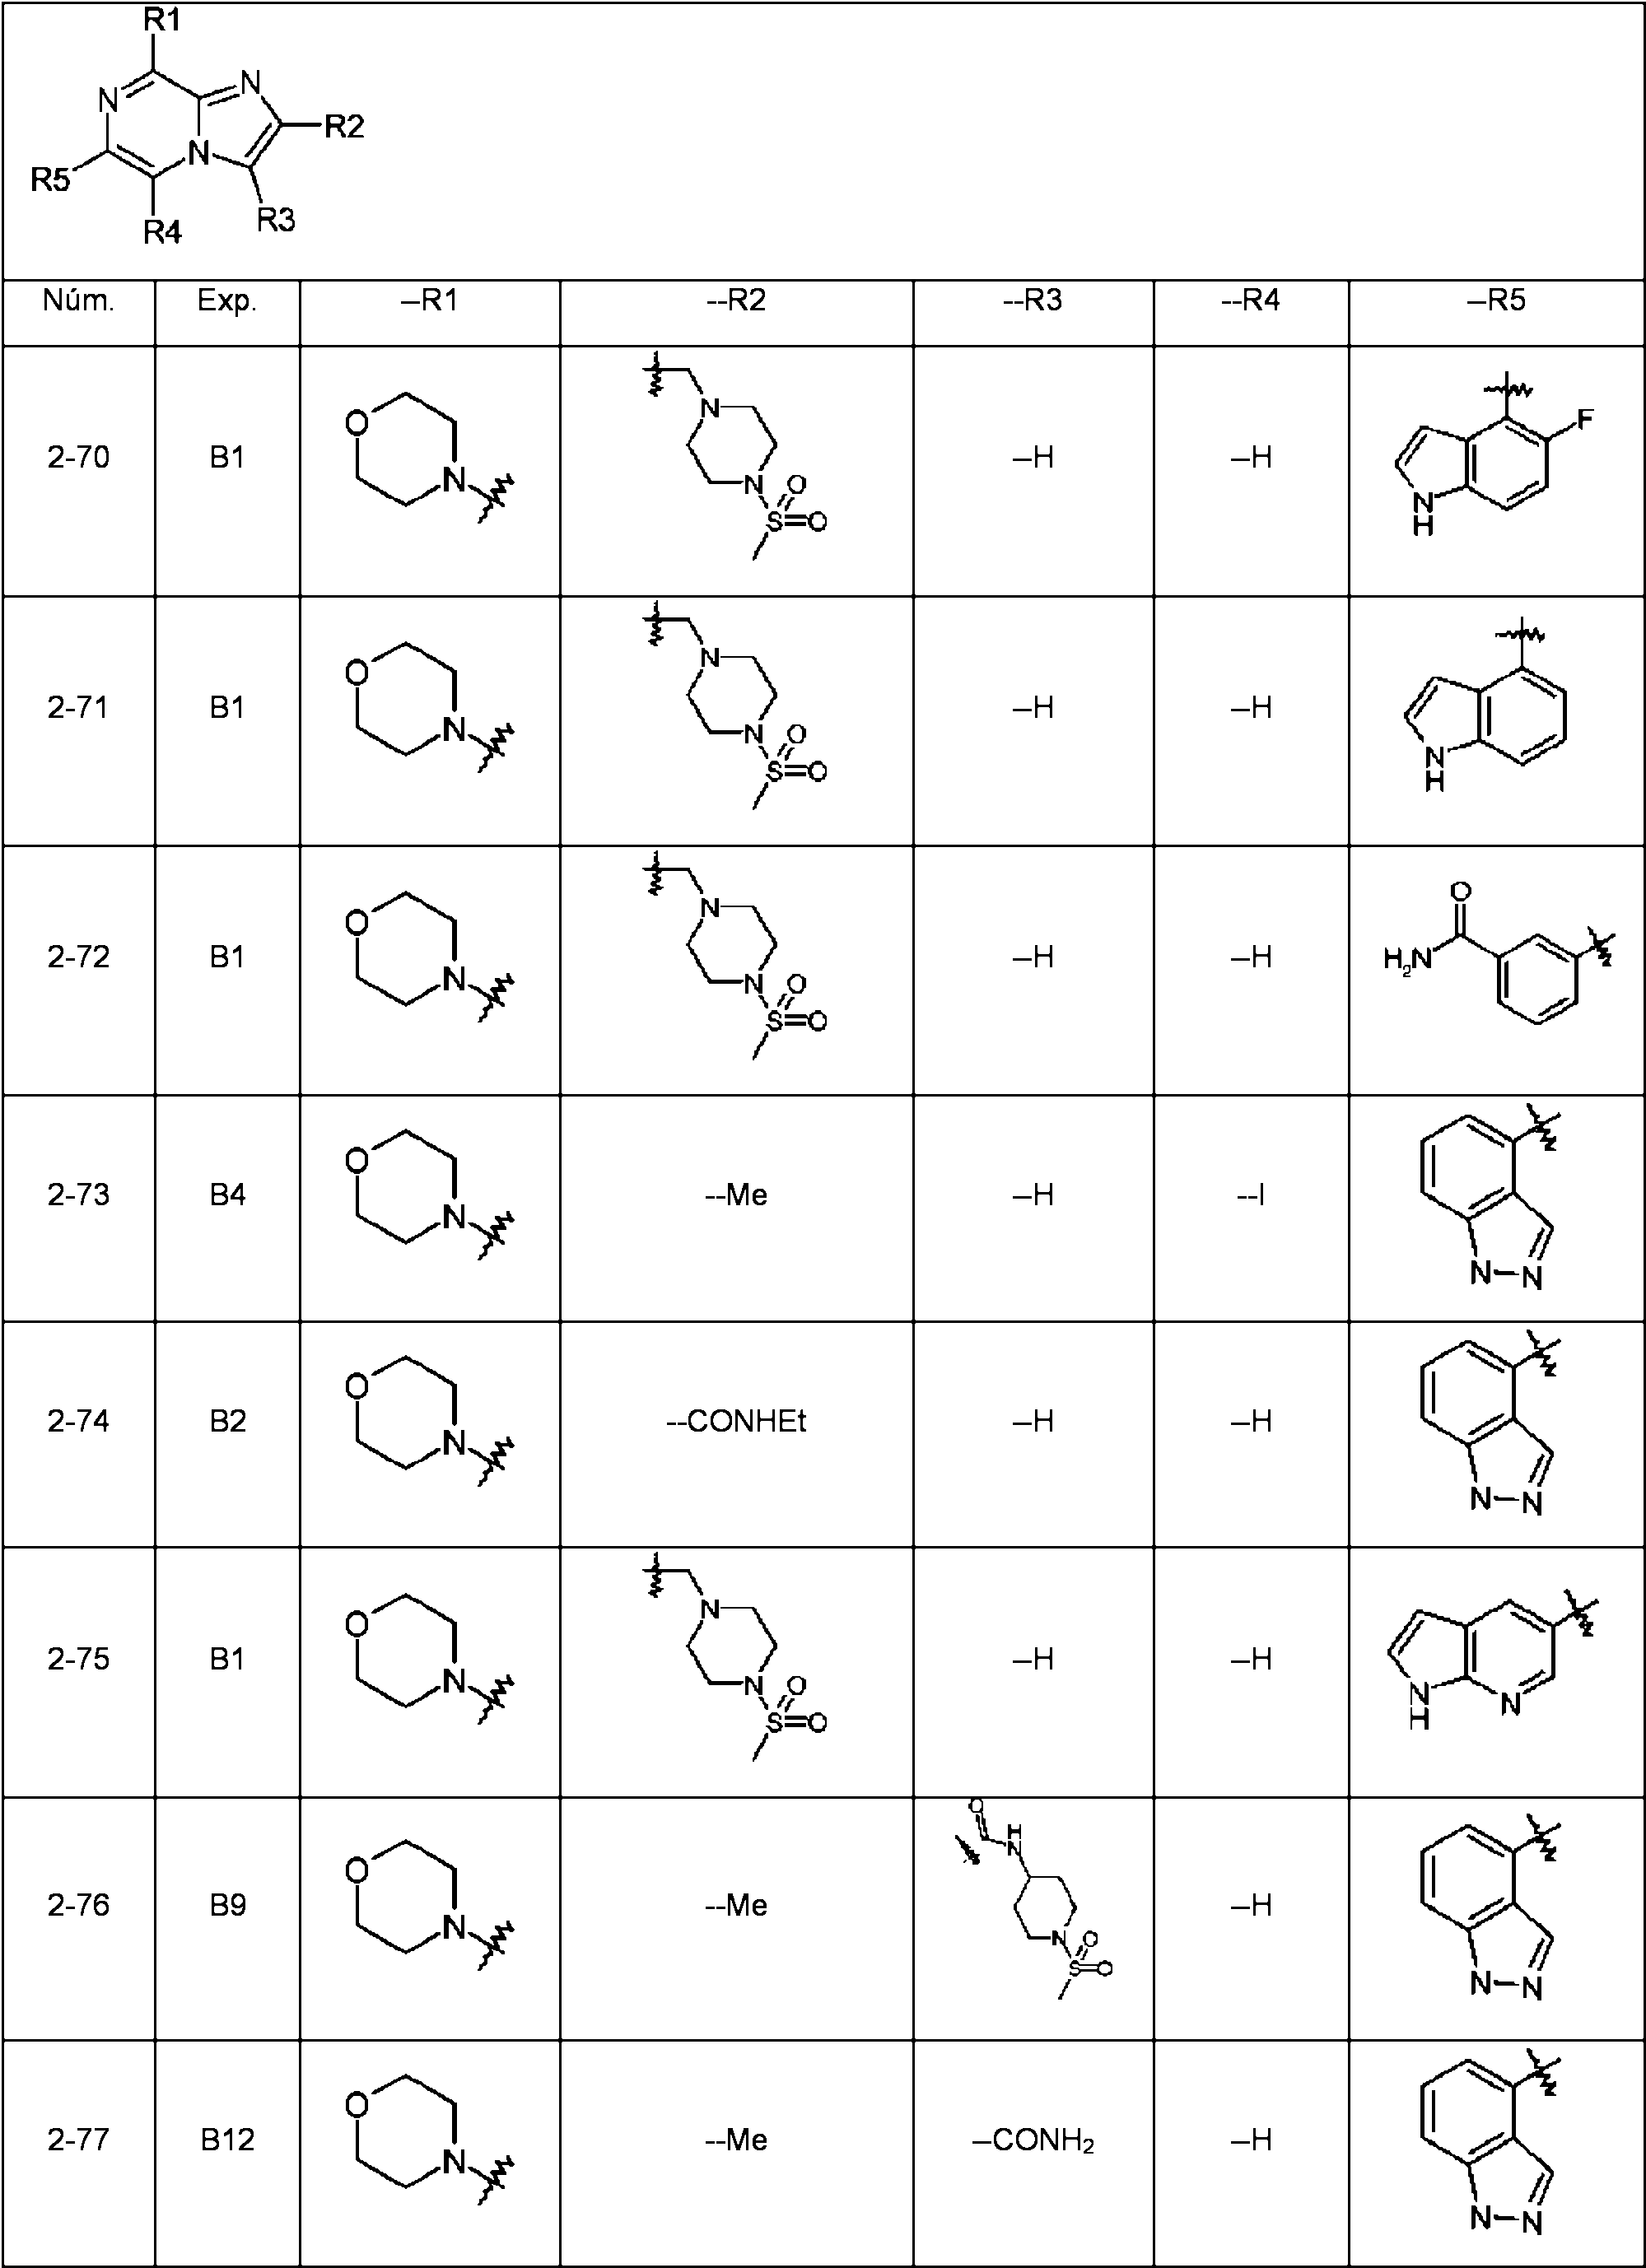


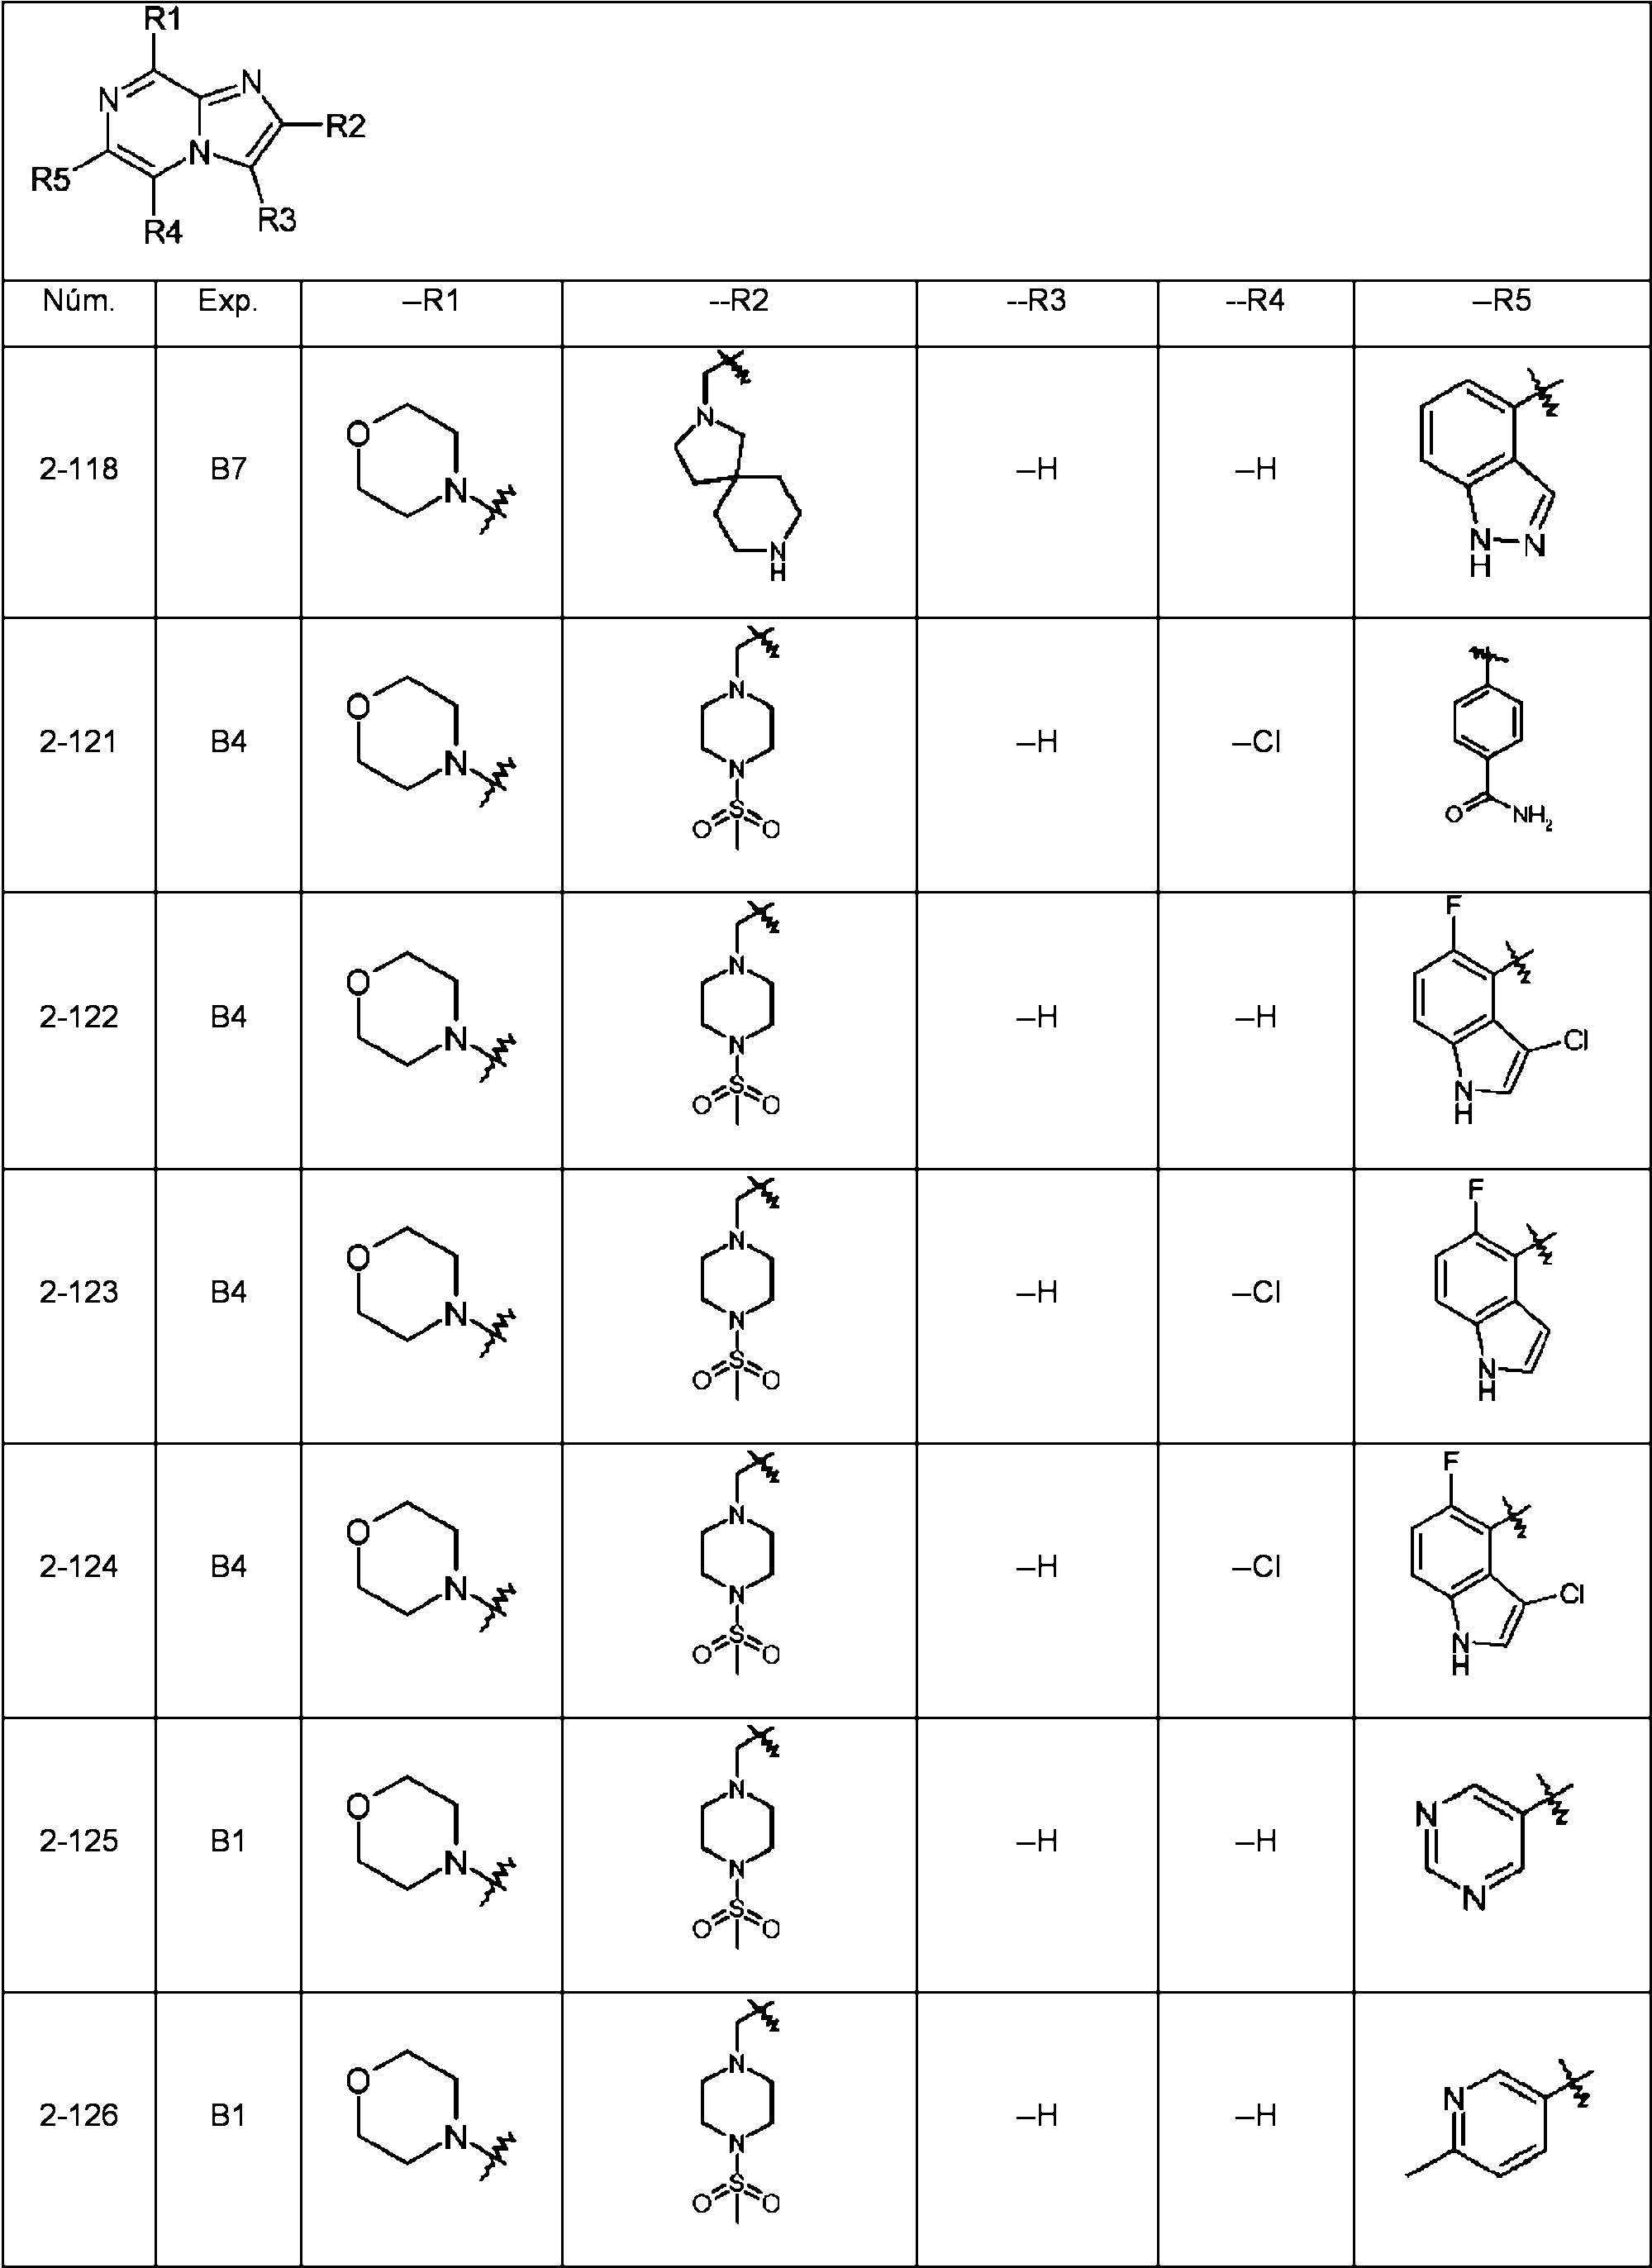


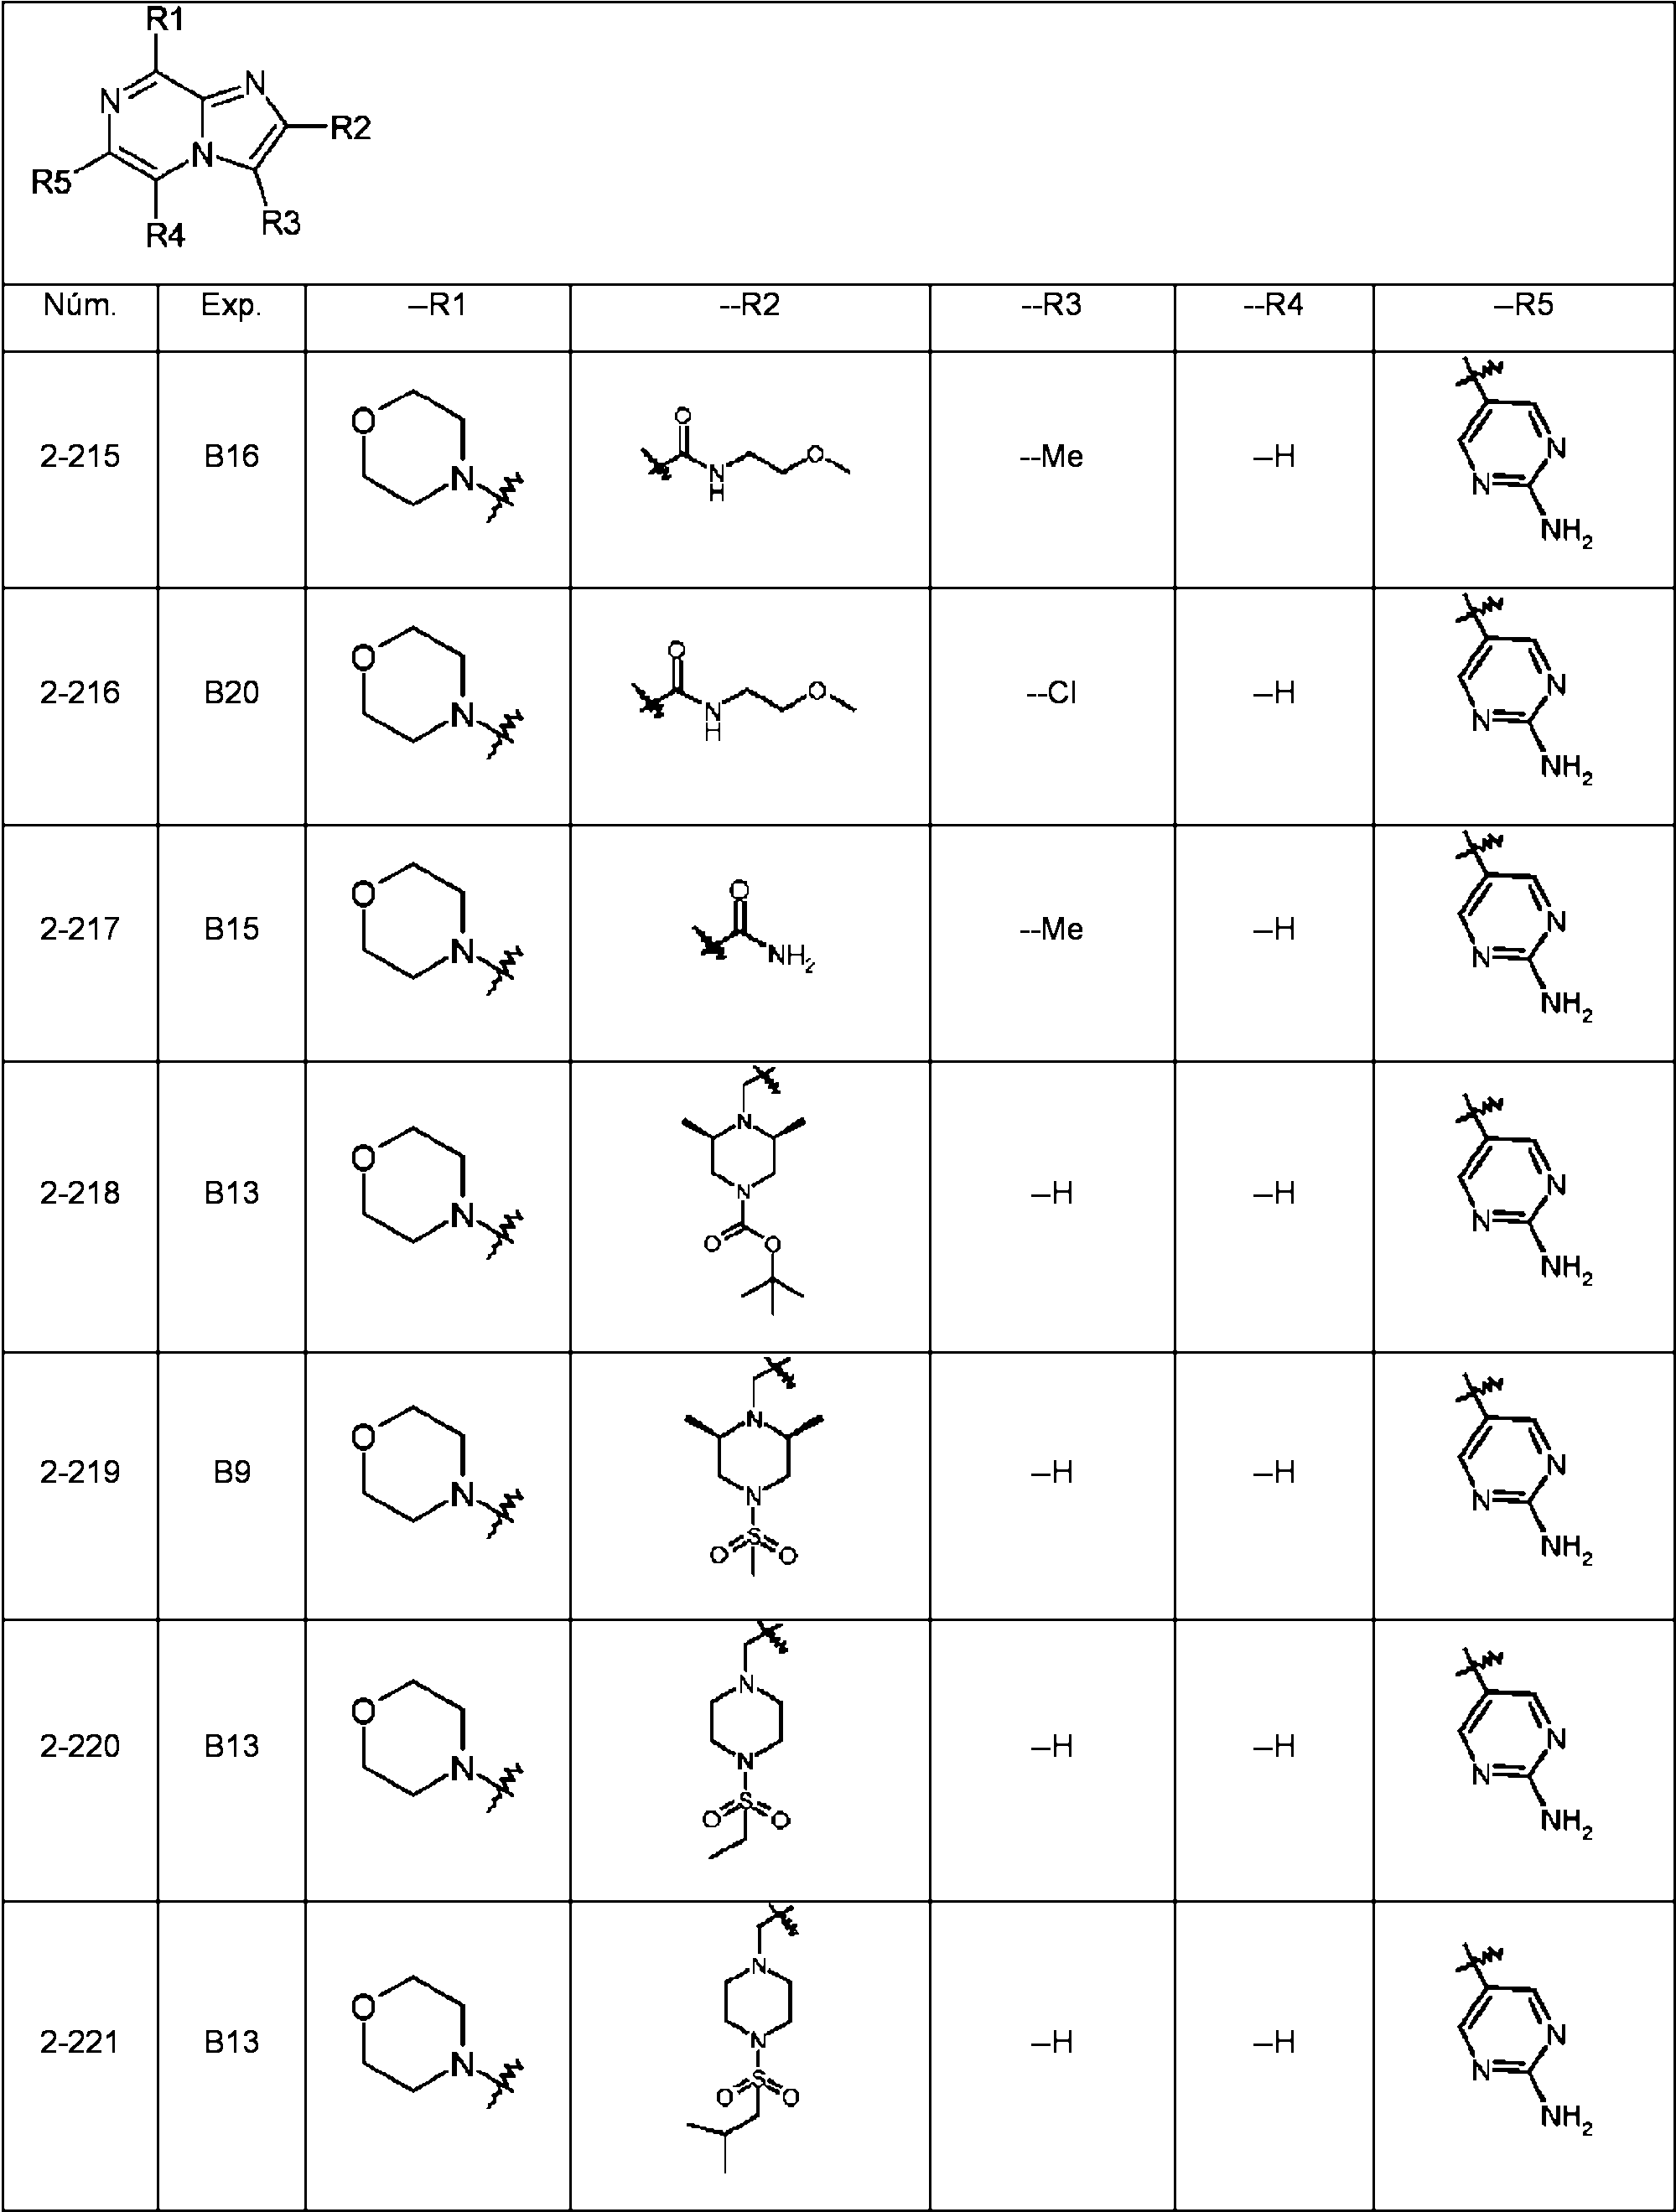


Parte experimental
Preparación de los intermedios
Método A1
Preparación del intermedio I-01.

A una mezcla de 2-aminopirazina (50 g, 0,5 moles) en cloroformo (1000 ml) enfriada a 0°C se añadió piridina (100 ml, 1,21 moles) y bromo (54 ml, 1,05 mmoles) en gotas. La mezcla se agitó a t.a. durante 16 h, después se añadió agua. La fase orgánica se extrajo, se secó (MgSO4), se filtró y se evaporó para obtener I-01, 48 g (R: 36%) de un sólido amarillo que se secó al vacío.
Preparación del intermedio I-53

A una mezcla de 2-amino-3-cloropirazina (3,627 g, 28,00 mmoles) en acetonitrilo (20 mL), se añadieron N-yodosuccinimida (6,929 g, 30,800 mmoles) y ácido trifluoroacético (2,2 mL). La mezcla de reacción se agitó a t.a. durante 18 h. Se añadió EtOAc y la mezcla se lavó con Na2S2O3 , se secó, se filtró y se evaporó. El residuo se purificó por cromatografía de columna (EtOAc:ciclohexano, 0:100 a 40:60) para dar 5,1 g de Intermedio I-53 (71%). Método A2
Preparación de intermedio I-02.
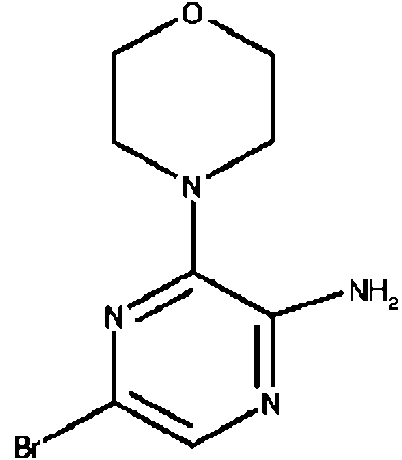
Una disolución de intermedio I-01 (15 g, 59,3 mmoles) en morfolina (15 ml, 178 mmoles) se calentó a 120°C en un reactor Parr durante 48 h. Un sólido marrón aparece. El sólido se suspendió en DCM y se lavó con NaHCO3 acuosa saturada (dos veces). La fase orgánica se secó (NaSO4), se filtró y se evaporó hasta sequedad para obtener I-02, 14,8 g de un sólido marrón (R: 96%).
Método A3
Preparación del intermedio I-03.

Una mezcla de intermedio I-02 (360 mg, 1,35 mmoles), hidrocloruro de ácido indazol-4-borónico (600 mg, 2,97 mmoles), K2CO3 (2 mL de disolución saturada), PdCh(dppf).DCM (112 mg, 0,135 mmoles) en d Me (5 mL) se calentó con radiación de microondas durante 10 min a 130°C. La mezcla de reacción se filtró a través de una almohadilla de celite, lavando con DCM. El filtrado se secó sobre Na2SO4 y se concentró. El producto en bruto se purificó por cromatografía de columna rápida (cartucho de Isolute Si II de 10 g) eluyendo con un gradiente de DCM/MeOH (de 100% a 90:10) para dar 250 mg del intermedio I-03 puro (R: 62%).
Preparación de intermedio I-69.
Una mezcla de intermedio I-70 (45 mg, 0,15 mmoles), 4-(4,4,5,5,-tetrametil-1,3,2-dioxaborolan-2-il)anilina (40 mg, 0,18 mmoles), PdCh(dppf) (12 mg, 0,02 mmoles) y Na2CO3 (solución acuosa saturada; 0,75 mL) en 1,2-DME (0,75 mL) se calentó con radiación de microondas a 130°C durante 1 h. La mezcla se diluyó con DCM:MeOH, se adsorbió en celite y se purificó por cromatografía (Isolute 5 g; MeOH:DCM, 0:100 a 20:80) para dar el Intermedio I-69 (50 mg, 1 0 0 %) como un sólido amarillo.
Método A4
Preparación del intermedio I-05

Se disolvió intermedio I-01 (2 g, 7,9 mmoles) en 2-cloroacetona (3 ml). La reacción se calentó en un tubo sellado a 90°C durante 16 h. Un precipitado apareció. Después se añadió Et2O. El precipitado se filtró como una sal. El sólido resultante se suspendió en DCM y se trató con una disolución saturada acuosa de Na2CO3. La fase orgánica se extrajo, se secó (MgSO4), se filtró y se evaporó para obtener el intermedio I-05 (1,2 g de un sólido marrón, R: 35%). Preparación de intermedio I-28

Se suspendieron intermedio I-02 (1,2 g, 4,7 mimóles) y 2-cloroacetoacetato de etilo (2,3 g, 14,2 mmoles) en EtOH (12 mL). La mezcla se calentó con radiación de microondas durante 1 h a 150°C. Después de enfriar a temperatura ambiente, se añadió éter de petróleo y el sólido formado se filtró. El filtrado se evaporó a presión reducida y el residuo se purificó por cromatografía rápida en gel de sílice (c-Hex/EtAOAc 8:2) para obtener un sólido que se lavó con éter de petróleo para dar el producto deseado I-28 (231 mg, R: 33%).
Preparación del intermedio I-35

Se calentaron Intermedio I-02 (2 g, 7,72 mmoles) y 4-cloroacetoacetato de metilo (3,56 mL, 30,88 mmoles) en dos tubos sellados (la mitad de material en cada tubo) a 90°C durante 2 h. Los compuestos volátiles se eliminaron a presión reducida y el residuo se purificó por cromatografía rápida en gel de sílice (c-Hex/EtAOAc 10:0 a 6:4) para obtener un sólido que se lavó con dietiléter para dar el producto deseado I-35 (1,17 g, R: 49%).
Preparación del intermedio I-57
Se calentó una mezcla de intermedio I-02 (8,17 g, 31,52 mmoles) y 1,3-dicloroacetona (6,0 g, 47,29 mmoles) en 2-propanol (15 mL) en un tubo sellado a 55°C durante 2 días. En el enfriamiento, la mezcla se filtró y se enjuagó con Et2O y MeOH. El sólido se purificó por cromatografía rápida en gel de sílice (MeOH:DCM, 5:95) y el producto obtenido se lavó con MeOH y se secó para dar intermedio I-57 (3,97 g, 38%).
Método A5
Preparación del intermedio I-06

El intermedio I-05 (0,62 g, 2,13 mmoles) se disolvió en CHCh (4 mL) y se añadió N-bromosuccinimida (455 mg, 2,56 mmoles). La mezcla de reacción se calentó con radiación de microondas a 120°C durante 1 h. En el enfriamiento, la mezcla se adsorbió en sílice y se purificó mediante cromatografía de columna Biotage (DCM/MeOH de 100% a 95:5) para dar el intermedio I-06 (720 mg; R: 91%) como un sólido amarillo.
Método A6
Preparación del intermedio I-09

El intermedio I-07 (1,00 g, 2,87 mmoles) se disolvió en DCM (28 mL) y se añadieron N-bromosuccinimida (0,61 g, 3,44 mmoles) y ácido trifluoroacético (0,25 mL). La mezcla de reacción se agitó a t.a. durante 16 h y después se calentó a 60°C durante 2 h más. La mezcla de reacción se enfrió, y se lavó con agua. La fase orgánica se secó (Na2SÜ4), se filtró y se disolvente se eliminó al vacío. El residuo se purificó por biotage con un gradiente de ciclohexano:EtOAc de 100% a 50:50. Las fracciones deseadas se recogieron para obtener 1,15 g de sólido blanco como intermedio I-09 (R: 94%).
Método A7
Preparación de intermedio I-10

Una mezcla de intermedio I-05 (1,75 g, 6,015 mmoles), morfolina (0,526 mL, 6,015 mmoles) y DCM (20 mL) se agitó a t.a. durante 16 h. Se añadió morfolina adicional (0,526 mL, 6,015 mmoles) y la mezcla se agitó a t.a. durante 18 h más. Se añadió Na2CO3 acuoso saturado. La fase orgánica se separó, se secó (Na2SO4), se filtró y se evaporó hasta sequedad para obtener 1,8 g de intermedio I-10 (R: cuantitativo). El producto resultante se usó en la siguiente etapa sin purificación adicional.
Preparación del intermedio I-11

El intermedio I-06 (0,72 g, 1,95 mmoles) se disolvió en DCM (6 mL) y se añadió morfolina (0,68 mL, 7,79 mmoles) en una porción. La mezcla de reacción se agitó a t.a. durante 3 h. La mezcla se purificó, junto con una segunda carga de la misma reacción, por cromatografía de columna (DCM/MeOH de 100% a 50:50) para dar el producto intermedio esperado I-11 (980 mg, R: 76%) como un sólido amarillo claro.
Preparación de intermedio I-48
A una mezcla de intermedio I-47 (2,25 g, 5,22 mmoles) en acetonitrilo (20 mL) se añadieron morfolina (0,59 mL, 6,79 mmoles) y N,N-diisopropiletilamina (1,36 mL, 7,84 mmoles). La mezcla de reacción se calentó con radiación de microondas a 160°C durante 30 min. En el enfriamiento, se añadió NEUCl y la mezcla se extrajo con DCM. La fase orgánica se secó (Na2SÜ4), se filtró y se evaporó. El residuo se precipitó con Et2Ü y MeOH para dar intermedio I-48 (1,875 g, 75%) como un sólido blanco. El filtrado se evaporó y se purificó por cromatografía de columna (ciclohexano:EtOAc, 100:0 a 60:40) para dar 620 mg de intermedio I-48 (24%).
Método A8
Preparación de intermedio I-13

A una disolución de intermedio I-12 (2 g, 5,6 mmoles) en DCM (50 mL) se añadió en gotas DIBAL (3,8 mL, 1 M en tolueno, 22,75 mmoles) a -78°C agitando a esa temperatura durante 40 min. La reacción se desactivó con metanol frío y se agitó durante 10 min más. La mezcla se vertió en una mezcla bifásica de NaHCO3 saturado y DCM y se dejó calentar a temperatura ambiente con agitación ocasional. Después se pasó a través de un lecho de Celite para eliminar una masa gelatinosa, y el lecho se lavó cuidadosamente con DCM. Después de separarse la fase orgánica, la fase acuosa se extrajo con DCM. La fase orgánica combinada se secó (Na2SO4), se filtró y se concentró a presión reducida para obtener un sólido amarillo claro, 1,674 g, R: 96% como intermedio I-13 que se usó en la siguiente etapa de reacción sin purificación adicional.
Método A9
Preparación de intermedio I-14

A una lechada agitada de LiAlH4 (556 mg, 14,64 mmoles) en THF seco se añadió lentamente intermedio I-12 (5,63 mmoles) en THF (28 mL) a 0°C. Después de la adición, la mezcla de reacción se agitó a temperatura ambiente durante 2 h y se desactivó con NH4Cl/NH4OH saturado. La mezcla se vertió en CHCh/MeOH (3:1) y después se pasó a través de un lecho de Celite para eliminar una masa gelatinosa, y el lecho se lavó cuidadosamente con CHCl3. La fase orgánica se lavó con NaCl saturado. La fase orgánica se secó (Na2SO4), se filtró y se evaporó a presión reducida para obtener el producto esperado I-14 como un sólido amarillo claro (1,02 g, R: 57% de rendimiento) que se usó en la siguiente etapa de reacción sin purificación adicional.
Preparación del intermedio I-40

Una disolución de intermedio I-39 (1 g, 2,952 mmoles) en THF (10 mL) se añadió lentamente a una lechada agitada de NaBH4 (123 mg, 3,247 mmoles) en THF seco (11 mL) a 0°C. La mezcla se agitó 2 h a t.a. El disolvente se eliminó y el residuo se suspendió en H2O y se extrajo con EtOAc. La fase orgánica se secó (Na2SO4), se filtró y se
evaporó concentrado. El residuo se usó en el siguiente experimento sin purificación adicional.
Preparación del intermedio I-49

A una disolución de intermedio I-48 (1,3 g, 2,7 mmoles) en DCM (25 mL) se añadió hidruro de diisobutilaluminio (1M en tolueno) (2,7 mL, 2,7 mmoles) en gotas a 0°C. La mezcla de reacción se agitó a t.a. durante 16 h y se añadió más DIBAL (2,7 mL). La agitación se continuó a t.a. durante 2 días y otro equivalente de DIBAL se añadió (2,7 mL). Después de 2 días la reacción se desactivó con MeOH frío, se agitó durante 10 min y se vertió en una mezcla bifásica de H2O/DCM. La suspensión se filtró para dar intermedio I-49 (0,86 g). La fase orgánica se extrajo con DCM, se secó, se filtró y se evaporó para dar intermedio I-49 (320 mg) como un sólido blanco.
Método A10
Preparación de intermedio I-16

Una mezcla de intermedio I-13 (520 mg, 1,67 mmoles), 1-boc-piperazina (405 mg, 2,17 mmoles) y ortoformiato de trimetilo (1,83 mL, 16,71 mmoles) se agitó en 1,2-dicloroetano (14 mL) durante 6 h a temperatura ambiente. Después se añadió triacetoxiborohidruro sódico (425 mg, 2,0 mmoles) y la mezcla de reacción se agitó durante 48 h a temperatura ambiente. La mezcla se desactivó después con salmuera y se extrajo con DCM. La fase orgánica se secó (Na2SO4), se filtró y se evaporó al vacío. El residuo se purificó por cromatografía de columna de gel de sílice en Biotage eluyéndolo con ciclohexano/acetato de etilo y después con DCM/MeOH para obtener el intermedio I-16, 475 mg, R: 60% como un sólido amarillo claro.
Método A11
Preparación de intermedio I-17

El intermedio I-16 (0,380 mg, 0,789 mmoles) se disolvió en DCM (10 mL) y se añadió HCl 2N (2 mL) y la reacción se agitó a t.a. durante 16 h. Debido a que solo se observó material de partida, el disolvente se evaporó y se añadieron 3 mL de THF y 3 mL de HCl (2N) y la mezcla de reacción se agitó durante 2 h. El disolvente se eliminó al vacío para obtener intermedio I-17 como una sal de clorohidrato (307 mg, R: 93%) que se usó en la siguiente reacción sin purificación adicional.
Método A12
Preparación de intermedio I-23

Se agitó metilpiperazina (0,282 mmoles, 32 pL) y AlMe32M en hexanos (0,282 mmoles, 0,14 mL) en DCM seco (4 mL) a t.a. durante 15 min. Después se añadió el intermedio I-12 (100 mg, 0,282 mmoles) y la mezcla se agitó a t.a. durante 3h y después a 40°C toda la noche. La reacción se desactivó con disolución saturada de cloruro de amonio y se diluyó con DCM. La fase orgánica se secó (Na2SÜ4), se filtró y se evaporó para proporcionar un residuo que se trituró con Et2Ü-DCM precipitando un sólido de color crudo como una impureza. El filtrado se purificó por cromatografía rápida (Biotage Hex-EtOAc de 100% a 70:30 y después DCM-MeOH/NH3 7N 80:20 para obtener 67 mg (R: 48%) del producto necesario como intermedio I-23.
Método A13
Preparación de intermedio I-29

Se añadió NaOH 2N (0,85 mL) a una mezcla agitada de intermedio I-28 en MeOH. La reacción se agitó a 50°C durante 1,5h y a reflujo durante 20 min. El disolvente se evaporó y se añadió agua y el pH se ajustó a 4 mediante adición de AcOH. La mezcla se diluyó con EtOAc (hasta que se obtuvo una disolución clara (alrededor de 250 mL). Las fases se separaron y la fase acuosa se extrajo dos veces con EtOAc. La fase orgánica se secó y se evaporó. El residuo se secó azeotrópicamente con tolueno para dar 261 mg (R: 100%) de producto deseado I-29 que se usó en la siguiente etapa de reacción sin purificación adicional.
Método A14
Preparación del intermedio I-27

Se añadió 4-amina-1-BOC piperidina a una mezcla agitada de intermedio I-29, DIPEA y HATU en DMF. La reacción se agitó a t.a. durante 4h. La mezcla de reacción se cromatografió directamente en gel de sílice (biotage c-Hex/EtOAc 10 a 100% de EtOAc) para obtener el producto deseado (233 mg, R: para dos etapas: 69%).
Método A15
Preparación de intermedio I-30

Se suspendió intermedio I-12 (240 mg) en un tubo sellado en una disolución de MeOH/NH3 7N. La mezcla de reacción se calentó a 100°C durante 16h. El disolvente se evaporó hasta sequedad y el residuo se lavó con MeOH y Et2O. El sólido amarillo resultante se secó al vacío para obtener 200 mg de producto deseado I-30. De forma alternativa, puede aparecer un precipitado, que puede filtrarse para obtener el producto deseado I-30.
Método A16
Preparación de intermedio I-44

Una mezcla de intermedio I-43 (0,15 g, 0,51 mmoles), ácido 2-aminopirimidina-5-borónico, éster de pinacol (136 mg, 0,613 mmoles) y PdCh(dppf) (42 mg, 0,051 mmoles) y disolución saturada de Na2CO3 (1,96 mL) en 1 ,2 -d Me (1,96 mL) se agitó a t.a. durante 1h 30 min. DCM se añadió y la mezcla se lavó con H2O y NaCl saturado. Los compuestos orgánicos se secaron (Na2SO4), se filtraron y se evaporaron. El residuo se purificó por cromatografía de columna (DCM:MeOH, 99:1 a 90:10) para dar intermedio I-44 (10 mg, 8%) como un sólido beis.
Método A18
Preparación de intermedio I-39

A una disolución de intermedio I-35 (3,76 g, 12,11 mmoles) en DMF (120 mL) se añadió POCl3 (3,38 mL, 36,34 mmoles) a -20°C. La mezcla se agitó a t.a. toda la noche en N2 y se diluyó con H2O/hielo. El sólido blanco se filtró y se secó para dar 2,95 g (63%) de intermedio I-39. Se usó en el siguiente experimento sin purificación adicional. Método A20
Preparación de intermedio I-50

A una disolución de intermedio I-49 (1,18 g, 2,7 mimóles) en CHCI3 (54 mL) se añadió MnÜ2 activo (4,0 g, 45,93 mmoles). La mezcla de reacción se puso a reflujo durante 8 h. En el enfriamiento, la mezcla se filtró a través de celite. El filtrado se evaporó para dar intermedio I-50 (0,67 g). Se usó en la siguiente reacción sin purificación adicional.
Método A21
Preparación de intermedio I-58

A una suspensión de intermedio I-57 (0,232 g, 0,7 mmoles) y K2CO3 (0,193 g, 1,4 mmoles) en acetonitrilo (20 mL) se añadió 8-metanosulfonil-3,8-diaza-biciclo[3.2.1]octano (0,133 g, 0,7 mmoles). La mezcla de reacción se puso a reflujo durante 24 h y se concentró. El residuo se suspendió en DCM y se lavó con salmuera. La fase orgánica se secó, se filtró y se evaporó. El residuo se trituró a partir de MeOH para dar intermedio I-58 (0,189 g, 56%) como un sólido blanco.
Método A22
Preparación de intermedio I-60

A una disolución de intermedio I-17 (100 mg, 0,297 mmoles), BOP (158 mg, 0,356 mmoles) y ácido (s)-(-)-2-acetoxipropionico (41 mg, 0,356 mmoles) en CH2Ch (3 mL), se añadió Et3N (0,083 mL, 0,594 mmoles). La mezcla se agitó a T.A. durante 2 días. Se añadió CH2Ch y la mezcla se lavó con agua. La fase orgánica se secó sobre Na2SO4 , se filtró y se evaporó. El residuo se purificó por cromatografía de columna (Biotage, CH2O 2 : MeOH, 100:0 a 60:40) para dar intermedio I-60 (130 mg, 88%) como un aceite incoloro.
Método A23
Preparación de intermedio I-61

Una disolución 2M de trimetilaluminio en hexanos (5,5 mL, 11,02 mmoles) se añadió a una mezcla de hidrocloruro de N,O-dimetilhidroxilamina (1,075 g, 11,02 mmoles) en DCM (10 mL) y la reacción se agitó a t.a. durante 40 min. Una disolución de intermedio I-12 (0,783 g, 2,20 mmoles) en DCM (16 mL) se añadió y la mezcla de reacción se agitó a 40°C durante 2 h. En el enfriamiento, la mezcla se desactivó cuidadosamente con HCl 1N y se diluyó con DCM. Después de 30 min las fases en agitación se separaron y la fase acuosa se extrajo con DCM (x2). Las fases orgánicas combinadas se lavaron con salmuera, se secaron, se filtraron y se evaporaron. El residuo se purificó por cromatografía de columna (Biotage, cHex/EtOAc 50:50 a 0:100) para dar intermedio I-61 (545 mg, 67%).
Método A24
Preparación de intermedio I-62

A una mezcla de intermedio I-61 (545 mg, 1,47 mmoles) en THF (15 mL) se añadió MeMgBr (2,2 mL, 2,2 mmoles) a 0°C. La reacción se agitó a 0°C durante 1h. Se añadió MeMgBr adicional (1,1 mL, 1,1 mmoles) y la reacción se agitó a 0°C durante 1h. La mezcla se desactivó con NH4Cl saturado y se extrajo con EtOAc (x3). Las fases orgánicas combinadas se secaron, se filtraron y se evaporaron para dar intermedio I-62 (458 mg, 96%).
Método A25
Preparación de intermedio I-63

A una mezcla de intermedio I-62 (0,1 g, 0,308 mmoles) y 1-Boc-piperazina (0,115 g, 0,615 mmoles) en DCM (4 mL) se añadió Ti(iPrO)4 (0,182 mL, 0,615 mmoles). La mezcla se agitó a reflujo durante 2h. Se añadió Et2AlCN (0,62 mL, 0,615 mmoles) y la mezcla de reacción se agitó a reflujo durante 5h. En el enfriamiento, la mezcla se desactivó con NaHCO3 saturado y se extrajo con EtOAc (x3). Las fases orgánicas combinadas se lavaron con salmuera, se secaron, se filtraron y se evaporaron. El residuo se purificó por cromatografía de columna (biotage, cHex/EtOAc 10:90 a 0:100) para dar intermedio I-63 (100 mg, 63%).
Método A26
Preparación de intermedio I-64

A una disolución agitada de MeMgBr (1 mL, 0,96 mmoles) se añadió una disolución de intermedio I-63 (50 mg, 0,096 mmoles) en THF (1,5 mL) a 0°C. La reacción se agitó a 0°C durante 4 h y la mezcla se vertió en NH4Cl saturado frío con hielo. La mezcla se extrajo con EtOAc y las fases orgánicas combinadas se secaron, se filtraron y se evaporaron. El residuo se purificó por cromatografía de columna (biotage, cHex/EtOAc 10:90 a 0:100) para dar intermedio I-64 (22 mg, 45%).
Método A27
Preparación de intermedio I-68

Se añadió MsCl (0,046 mL, 0,589 mmoles) a una disolución de intermedio I-67 (0,175 g, 0,393 mmoles) y TEA (0,274 mL, 1,96 mmoles) en DCM (4 mL) a 0°C. La mezcla de reacción se agitó a t.a. durante 3 h y se vertió en NaHCO3 saturado. La mezcla se extrajo con DCM y las fases orgánicas combinadas se secaron, se filtraron y se evaporaron. El residuo se purificó en gel de sílice (DCM:MeOH, 90:10) para proporcionar intermedio I-68 (133 mg, 70%).
Método A28
Preparación de intermedio I-70

A una disolución de intermedio I-02 (150 mg, 0,58 mmoles) en tolueno (6,8 mL), se añadieron 2-cloro-1,1-dimetoxipropano (0,758 mL, 5,8 mmoles) y ácido p-toluensulfónico (18 mg, 0,09 mmoles). La mezcla de reacción se puso a reflujo durante 24 h y se añadieron cantidades adicionales de 2-cloro-1,1-dimetoxipropano (10 eq) y ácido ptoluensulfónico (0,16 eq). La mezcla de reacción se puso a reflujo durante 15 h y el disolvente se eliminó. El residuo se purificó por cromatografía de columna (Isolute 10 g; AcOEt-ciclohexano 0:100 a 50:50) para dar el intermedio I-70 (55 mg, 32%) como un sólido beis.
Ejemplo B1
Preparación de producto final 2-01

Una mezcla de intermedio I-12 (100 mg, 0,282 mmoles), ácido 3-hidroxifenilborónico (85 mg, 0,685 mmoles) y PdCh(dppf).DCM (23 mg, 0,028 mmoles) en DME (1,2 mL) se añadió una disolución acuosa saturada de carbonato sódico (1 mL). La mezcla se calentó a 130°C con radiación de microondas durante 3 min. La mezcla de reacción se enfrió, se diluyó con cloroformo, se lavó con salmuera. La fase orgánica se secó (Na2SO4 ), se filtró y el disolvente se
eliminó al vacío. El residuo se purificó por cromatografía biotage con un gradiente de cicIohexano/EtOAc de 100% a 50:50. Las fracciones deseadas se recogieron y el disolvente se evaporó. El sólido resultante se cristalizó con MeOH para obtener un sólido blanco como producto final 2-01 (44 mg, R: 68% de rendimiento).
Preparación de producto final 2-10

A una mezcla de intermedio I-18 (200 mg, 0,435 mmoles), ácido 3-hidroxifenilborónico (132 mg, 0,985 mmoles) y PdCh(dppf).DCM (36 mg, 0,044 mmoles) en DME (1,8 mL) se añadió una disolución saturada acuosa de carbonato de potasio (1 mL). La mezcla se calentó a 130°C con radiación de microondas durante 3 min. La mezcla de reacción se enfrió, se diluyó con cloroformo, se lavó con salmuera. La fase orgánica se secó (Na2SO4), se filtró y se evaporó. El residuo se purificó por cromatografía biotage y se eluyó con un gradiente de DCM/MeOH: de 100% a 50:50. Las fracciones deseadas se recogieron y el residuo resultante se purificó de nuevo con EtOAc y después EtOAc/MeOH 20:1. Las fracciones deseadas se recogieron para obtener un sólido blanco, 27 mg, R: 13% como producto final 2 10.
Preparación de producto final 2-11

Se suspendieron intermedio I-24 (165 mg, 0,349 mmoles), ácido 3-hidroxifenilborónico (0,523 mmoles, 72 mg) y PdCh(dppf).DCM (0,035 mmoles, 29 mg) en una disolución saturada de carbonato sódico (1,8 mL) y 1,2-DME (1,8 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM y se lavó con agua. La fase orgánica se secó (Na2SO4), se filtró y se evaporó. El residuo resultante se purificó por cromatografía Biotage (DCM-EtOAc de 50:50 a 100% de EtOAc) para proporcionar un producto aún impuro que se purificó de nuevo usando DCM-MeOH 95:5. El aceite resultante se precipitó con DCM-MeOH-Et2O (aprox. 10:1:5) para dar el producto 2-11 deseado (63 mg, R: 36%).
Preparación del producto final 2-13

A una mezcla de intermedio I-26 (225 mg, 0,641 mmoles), ácido 3-hidroxifenilborónico (194 mg, 1,410 mmoles) y
PdCl2(dppf).DCM (53 mg, 0,064 mmoles) en DME (2,8 mL) se añadió una disolución acuosa saturada de carbonato de potasio (0,5 mL). La mezcla se calentó a 130°C con radiación de microondas durante 3 min. La mezcla de reacción se enfrió, se diluyó con DCM, se lavó con salmuera. La fase orgánica se secó (Na2SO4 ), se filtró y el disolvente se eliminó al vacío. El residuo resultante se purificó por cromatografía biotage y se eluyó con un gradiente de EtOAc/MeOH: de 100% a 50:50. Las fracciones deseadas se recogieron para dar un sólido amarillo que se cristalizó en MeOH para obtener el producto 2-13 deseado (150 mg, R: 64%).
Preparación de producto final 2-14
Se suspendieron intermedio I-15 (210 mg, 0,650 mmoles), ácido 3-hidroxifenilborónico (0,975 mmoles, 134 mg) y PdCh(dppf).DCM (0,065 mmoles, 54 mg) en disolución saturada de carbonato sódico (2,6 mL) y 1,2-DME (2,6 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM y se lavó con agua. La fase orgánica se secó (Na2SO4), se filtró y el disolvente se evaporó al vacío. El residuo resultante se purificó por cromatografía rápida (DCM-EtOAc de 100% a 40:60) para proporcionar el producto deseado 2-14 (69 mg, R: 31%) como un sólido blanco.
Preparación de producto final 2-15

Se suspendieron intermedio I-23 (50 mg, 0,122 mmoles), hidrocloruro de ácido indazol-4-borónico (0,183 moles, 36 mg) y PdCh(dppf).DCM (0,012 mmoles, 10 mg) en una disolución saturada de carbonato sódico (0,6 mL) y 1,2-DME (0,6 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM y se lavó con salmuera. La fase orgánica se secó (Na2SO4), se filtró y el disolvente se evaporó. El residuo resultante se purificó por cromatografía rápida (DCM-MeOH/NH37N de 100% a 90:10). Las fracciones deseadas se recogieron para obtener el producto final 2-15 (48 mg, R: 88%) como una sólido blanco.
Preparación de producto final 2-16

Se suspendieron intermedio I-24 (55 mg, 0,116 mimóles), hidrocloruro de ácido indazol-4-borónico (0,174 mmoles, 35 mg) y PdCl2(dppf).DCM (0,012 mmoles, 10 mg) en una disolución saturada de carbonato sódico (0,6 mL) y 1,2-DME (0,6 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM y se lavó con agua. La fase orgánica se secó (Na2SÜ4), se filtró y el disolvente se evaporó al vacío. El residuo resultante se purificó por cromatografía rápida (EtOAc-MeOH de 100% a 98:2) para obtener el producto final 2-16 deseado como un sólido blanco (32 mg, R: 54%).
Preparación del producto final 2-17

Una mezcla de intermedio I-18 (160 mg, 0,348 mmoles), PdCh(dppf).DCM (cantidad catalítica), una disolución saturada de K2CO3 (0,5 mL), hidrocloruro de ácido indazol-4-borónico (150 mg, 0,766 mmoles), en DME (3,5 mL) se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM (30 mL), se lavó con salmuera (40 mL). La fase orgánica se secó (Na2SO4), se filtró y se concentró. El producto en bruto se purificó por cromatografía de columna rápida Biotage eluyendo con un gradiente de EtOAc/MeOH (de 100% a 60:40), el sólido resultante se trituró con MeOH y se filtró para obtener el producto 2-17 deseado (43 mg) como un sólido blanco. Preparación de producto final 2-18

Se suspendieron intermedio I-25 (150 mg, 0,303 mmoles), hidrocloruro de ácido indazol-4-borónico (1,5 equiv., 0,454 mmoles, 90 mg) y PdCh(dppf)2.DCM (0,1 equiv., 0,03 mmoles, 25 mg) en disolución saturada de carbonato sódico (1,5 mL) y 1,2-DME (1,5 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM y se lavó con agua. La fase orgánica se secó sobre sulfato sódico para dar el producto en bruto que se purificó por cromatografía rápida (EtOAc-MeOH 0-5%) para proporcionar lo necesario (120 mg como sólido amarillo, 75%). Este producto (120 mg, 0,225 mmoles) se suspendió en metanol seco (2,25 mL) y se añadió AmberlystR(5) (400 mg). La mezcla se agitó lentamente a t.a. durante 48 h. La resina se lavó con MeOH, y después con MeOH-NH37N. Esta fase se recogió y se evaporó para obtener producto final 2-18 como un jarabe (83 mg, R: 85%).
Preparación de producto final 2-19

Se suspendieron intermedio I-15 (140 mg, 0,433 mimóles), ácido 4-indazolborónico (1,5 equiv., 0,650 mmoles, 129 mg) y PdCl2(dppf).DCM (0,043 mmoles, 36 mg) en una disolución saturada de carbonato sódico (2 mL) y 1,2-DME (2 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM y se lavó con agua. La fase orgánica se secó (Na2SÜ4), se filtró y se evaporó. El residuo se purificó por cromatografía rápida (DCM-EtOAc de 80:20 a 100% en EtOAc) y después por HPlC para proporcionar el producto final 2-19 (40 mg, R: 26%).
Preparación de producto final 2-20

Una mezcla de reacción de intermedio I-26 (140 mg, 0,4 mmoles), hidrocloruro de ácido indazol-4-borónico (175 mg, 0,87 mmoles), K2CO3 (300 mg), PdCh(dppf).DCM (cantidad catalítica) en DME (3 mL) y agua (1 mL), se calentó con radiación de microondas a 130°C durante 10 min. La mezcla de reacción oscura se diluyó con DCM (25 mL), se lavó con disolución saturada de NaHCO3 (2x30 mL) y salmuera (30 mL). La fase orgánica se secó (Na2SO4), se filtró y se concentró. El residuo resultante se purificó por cromatografía de columna rápida eluyendo con un sistema en gradiente de DCM/MeOH (de 100% a 97:3). Las fracciones deseadas se recogieron y se precipitaron con DCM/ciclohexano, para obtener el producto final 2-20 (40 mg, R: 26%).
Preparación del producto final 2-23
A una mezcla de intermedio I-10 (100 mg, 0,337 mmoles), ácido 3-hidroxifenilborónico (0,102 g, 0,740 mmoles) y PdCl2(dppf).DCM (28 mg, 0,034 mmoles) en DME (1,463 mL) se añadió una disolución saturada acuosa de carbonato de potasio (0,5 mL). La mezcla se calentó a 130°C con radiación de microondas durante 10 min. La mezcla de reacción se enfrió, se diluyó con DCM, se lavó con salmuera. La fase orgánica se secó (Na2SO4), se filtró y el disolvente se eliminó al vacío. El residuo se purificó por cromatografía biotage y se eluyó con un gradiente de EtOAc/MeOH de 100% a 50:50. Las fracciones deseadas se recogieron y el residuo se cristalizó en DCM para obtener el producto deseado 2-23 (44 mg, R: 42%).
Preparación de producto final 2-24

A una mezcla de intermedio I-10 (700 mg, 2,356 mmoles), hidrocloruro de ácido indazol-4-borónico (701 mg, 3,534 mmoles) y PdCh(dppf).DCM (190 mg, 0,235 mmoles) en DME (11 mL) se añadió una disolución acuosa saturada de
carbonato de potasio (11 mL). La mezcla se calentó a 130°C en el microondas durante 0,5 h. La mezcla de reacción se diluyó con EtOAc y se lavó con agua. La fase orgánica se separó, se secó (Na2SO4), se filtró y se evaporó para dar un aceite marrón. Este residuo se purificó por cromatografía de columna (mezclas de hexano/EtOAc) para dar el producto deseado 2-24 como espuma verde (456 mg, 58% de rendimiento).
Preparación de producto final 2-27

A una mezcla de intermedio I-10 (200 mg, 0,673 mmoles), pinacoléster de ácido 3-metoxipiridina-5-borónico (348 mg, 1,481 mmoles), y PdCh(dppf).DCM (56 mg, 0,067 mmoles) en DME (2,9 mL) se añadió una disolución saturada de carbonato sódico (1 mL). La mezcla se calentó a 130°C con radiación de microondas durante 10 min. La mezcla de reacción se enfrió, se diluyó con DCM, se lavó con salmuera. La fase orgánica se secó (Na2SO4), se filtró y el disolvente se eliminó al vacío. El residuo se purificó por cromatografía biotage dos veces y se eluyó con un gradiente de EtOAc/MeOH de 100% a 50:50. Las fracciones deseadas se recogieron para obtener 120 mg del producto deseado 2-27 como un sólido amarillo (R: 55%).
Preparación de producto final 2-42

El intermedio I-11 (1,36 g, 3,62 mmoles) se suspendió en DME (5 mL) y se añadieron ácido indazol-4-borónico.HCl (0,86 g, 4,34 mmoles), PdCh(dppf).DCM (300 mg, 0,36 mmoles), K2CO3 (1,5 g, 10,85 mmoles) y H2O (2,5 mL). La mezcla de reacción se calentó con radiación de microondas a 130°C durante 30 min. En el enfriamiento, la mezcla se evaporó y el residuo se purificó por cromatografía de columna (DCM/MeOH de 100% a 98:2) para dar el producto 2-42 esperado (230 mg, R: 15%) como un sólido amarillo.
Preparación de producto final 2-71

Una mezcla de intermedio I-18 (100 mg, 0,218 mmoles), PdCh(dppf).DCM (cantidad catalítica), una disolución saturada de K2CO3 (1 mL), hidrocloruro de ácido indol-4-borónico (53 mg, 0,327 mmoles) en DME (1 mL) se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con DCM (30 mL), se lavó con salmuera
(40 mL). La fase orgánica se secó (Na2SÜ4), se filtró y se concentró. El producto en bruto se purificó por cromatografía de columna rápida Biotage que eluye con un gradiente de DCM/MeOH (de 100% a 50:50) para obtener el producto deseado 2-71 (39 mg) como un sólido blanco.
Preparación de producto final 2-70

Una mezcla de intermedio I-18 (100 mg, 0,218 mmoles), PdCh(dppf).DCM (cantidad catalítica), una disolución saturada de K2CO3 (0,5 mL), 5-fluoro-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 -terc-butildimetilsilil-indol (98 mg, 0,26 mmoles, CAS: 1072009-08-5), en DME (1 mL) se calentó con radiación de microondas a 130°C durante 1h. La fase orgánica se concentró. El producto en bruto se purificó por cromatografía de columna rápida Biotage eluyendo con un gradiente de DCM/MeOH (de 100% a 90:10) para obtener el producto deseado 2-70 (39 mg) como un sólido blanco.
Preparación de producto final 2-35

El intermedio I-30 (50 mg, 0,15 mmoles) se disolvió en DME (1 mL) y se añadieron ácido fenilborónico (22 mg, 0,18 mmoles), K2CO3 ( 64 mg, 0,46 mmoles), PdCh(dppf)-DCM (13 mg, 15 umol) y H2O (0,5 mL). La mezcla se calentó con radiación de microondas a 130°C durante 1h. En el enfriamiento, la mezcla se purificó por cromatografía de columna (Biotage, 25-S, 5% a 10% de MeOH en DCM), y el producto obtenido se precipitó con Et2O y se filtró para dar el producto 2-35 esperado (45 mg, R: 91%) como un sólido blanco.
Preparación del producto final 2-63

Se añadió PdCh(dppf) a una mezcla desgasificada del intermedio I-27 (100 mg, 0,21 mmoles), hidrocloruro de ácido indazol-4-borónico (0,091 g, 0,43 mmoles) y una disolución saturada acuosa de Na2CO3 (0,25 mL) en DME (1 mL). El vial se selló y se calentó a 130°C con microondas durante 10 min. La mezcla se diluyó con EtOAc, se lavó con agua, salmuera, se secó y se evaporó. El residuo se purificó por cromatografía Biotage en DCM/MeOH 2 a 10% de MeOH) para obtener 52 mg de compuesto 2-63 deseado.
Ejemplo B2
Preparación de producto final 2-21

Una suspensión de compuesto final 2-52 (160 mg, 0,5 mmoles) en MeOH/NH37N se calentó en un tubo sellado a 90°C durante 16h. Un precipitado aparece que se filtra para obtener 75 mg del producto 2-21 deseado como un sólido marrón (R: 41%).
Preparación del producto final 2-77

A una mezcla de intermedio I-32 (70 mg, 0,185 mmoles) con DMF seco (3 gotas) en benceno (2 mL) se añadió cloruro de oxalilo (2 equiv, 0,370 mmoles, 31 uL). La mezcla se agitó a t.a. durante 3h, después la misma cantidad de reactivos se añadió y la agitación continuó durante 1h. No se observó reacción así que los compuestos volátiles se eliminaron a presión reducida y el residuo se disolvió en dioxano (2 mL) y se añadió NH3 en dioxano 0,5N (2 mL). La mezcla se agitó a t.a. toda la noche y el disolvente se evaporó al vacío. El residuo se purificó por HPLC preparativo proporcionando 3 mg de producto final 2-77 (R: 4%).
Ejemplo B3
Preparación del producto final 2-22

El producto final 2-21 (50 mg, 0,138 mmoles) en POCh (2 ml) se calentó a reflujo durante 2h. El disolvente se evaporó al vacío y el residuo se suspendió en DCM y disolución acuosa de Na2SO4. La fase orgánica se extrajo, se secó (MgSO4), se filtró y se evaporó para obtener un sólido marrón claro que se lavó con Et2O. El precipitado se filtró y se secó para obtener el producto 2-22 deseado (25 mg, R: 53%) como un sólido puro.
Ejemplo B4
Preparación del producto final 2-33

Una mezcla de producto final 2-31 (50 mg, 0,169 mimóles) y NCS (18 mg, 0,135 mmoles, 0,8 eq.) en THF (2 mL) se calentó a 60°C durante 18h. Una disolución saturada de NaHCÜ3 se añadió y la mezcla se extrajo con EtOAc. La fase orgánica se separó, se secó (Na2SO4), se filtró y se evaporó hasta sequedad. El residuo se purificó usando un sep-pack en un colector, eluyente: ciclohexano/EtOAc, 2/1. Las fracciones deseadas se recogieron y el disolvente se evaporó hasta sequedad para obtener 15 mg, R: 27% de producto deseado 2-33.
Preparación de producto final 2-54

Una mezcla de producto final 2-24 (60 mg, 0,179 mmoles) y NCS (31 mg, 0,233 mmoles) en dioxano (2 mL) se calentó a 50°C durante 18h. La fase orgánica se evaporó hasta sequedad. El residuo se purificó usando cromatografía de columna (mezclas de hexano/EtOAc) y después por HPLC. Las fracciones deseadas se recogieron y el disolvente se evaporó hasta sequedad para obtener 9 mg, R: 14% de producto deseado 2-54.
Preparación de producto final 2-56

Una mezcla de producto final 2-31 (0,2 g, 0,677 mmoles) y NIS (233 mg, 1,016 mmoles) en THF (4 mL) se calentó a 65°C durante 18h. Una disolución saturada de NaHCO3 se añadió y la mezcla se extrajo con EtOAc. La fase orgánica se separó, se secó (Na2SO4), se filtró y se evaporó hasta sequedad. El residuo se purificó usando un seppack en un colector y después por HPLC. Las fracciones deseadas se recogieron y el disolvente se evaporó hasta sequedad para obtener 2 mg de producto deseado 2-56.
Preparación de producto final 2-60

Una mezcla de producto final 2-17 (45 mg, 0,1 mimóles) y NCS (20 mg, 0,15 mmoles) en acetonitrilo (2 mL) se agitó a temperatura ambiente durante 4h. Una disolución saturada de NaHCÜ3 se añadió y la mezcla se extrajo con EtOAc. La fase orgánica se separó, se secó (Na2SÜ4), se filtró y se evaporó hasta sequedad. El residuo se purificó por cromatografía de columna (DCM/MeOH 100% a 95:5) y después por HPLC. Las fracciones deseadas se recogieron y el disolvente se evaporó hasta sequedad para obtener 10 mg, de producto deseado 2-60.
Preparación de producto final 2-12
A una disolución de producto final 2-32 (1,249 mmoles) de THF (4,5 mL) se añadió NIS (1,249 mmoles) y la mezcla de reacción se agitó a t.a. durante 24 h. El exceso de NIS (0,31 mmoles, 70 mg) se añadió agitando la reacción durante 16h más. Se añadió una disolución acuosa saturada de NaHCO3 y DCM. La fase orgánica se extrajo, se secó (Na2SO4), se filtró y se evaporó. El residuo se purificó por cromatografía rápida en Biotage, eluyente: CH2Cl2-AcOEt/CH2Cl2 para obtener 38,6 mg de producto final 2-12 y 41 mg del correspondiente regioisómero, producto final 2,53.
Preparación de producto final 2-96

El producto final 2-93 (30 mg, 88 umol) se suspendió en acetonitrilo (2 mL) y se añadió NCS (12 mg, 88 umol). La mezcla se agitó a t.a. durante 15h y se filtró para dar un sólido que se precipitó de nuevo (DMSO/MeOH/ácido fórmico) que proporciona el producto final 2-96 (15 mg, 42%) como un sólido amarillo con pureza de 90% (contaminado con 1 0 % de material de partida).
Preparación de producto final 2-108

El producto final 2-50 (50 mg, 0,11 mmoles) se suspendió en DCM (1 mL) y se añadió NCS (14 mg, 0,11 mmoles). La mezcla se agitó a t.a. durante 20h. La suspensión se filtró y se enjuagó con DCM para dar el producto final 2-108 (41 mg, 76%) como sólido blanco.
Preparación de producto final 2-112

El producto final 2-67 (35 mg, 72 pmoles) se suspendió en DCM (1 mL) y se añadió NCS (10 mg, 72 umoles). La mezcla se agitó a t.a. durante 20h. Se añadió disolución saturada de NaHCO3 a la mezcla y se extrajo con DCM (x2). La fase orgánica combinada se secó, se filtró y se concentró. El residuo se precipitó con dietiléter para proporcionar el producto final 2-112 (35 mg, 93%) como sólido blanco.
Ejemplo B5
Preparación de producto final 2-38

Se agitaron benzotriazol (0,7 g, 5,9 mmoles) y 1-metilpiperazina (0,660 mL, 5,9 mmoles) en etanol (20 mL) a t.a. durante 10 min. Se añadió glioxal (0,360 mL de disolución acuosa al 40%, 2,9 mmoles) a la mezcla de reacción, y la agitación se continuó durante 16 h. La disolución amarilla clara se concentró al vacío y se precipitó. Un sólido cristalino amarillo claro apareció cuando el aceite resultante se lavó con dietiléter para dar 1 , 6 g de un sólido que se usó en la siguiente etapa de reacción sin purificación adicional. Se disolvieron 210 mg (0,44 mmoles) de este sólido e intermedio I-03 (130 mg, 0,44 mmoles) en DCE y se pusieron a reflujo durante 5 h. La mezcla de reacción se enfrió a t.a. y después se añadió KOH (polvo, 250 mg). La mezcla se agitó durante 20 min a t.a., se filtró y se lavó (DCM). El disolvente se concentró a presión reducida. El residuo resultante se purificó por cromatografía de columna rápida eluyendo con un gradiente de DCM/MeOH (de 100% a 96:4), dando el producto final 2-38, 30 mg, R: 16%.
Preparación de producto final 2-41

Una mezcla de benzotriazol (300 mg, 2,43 mmoles), 4-metilsulfonilpiperazina (400 mg, 2,43 mmoles) en EtOH (20 mL) se agitó durante 20 min. Se añadió glioxal (0,160 mL de una disolución al 40% en peso en agua, 1,2 mmoles), y la mezcla resultante se agitó durante 16 h. El sólido blanco formado se filtró, se lavó con EtOH y dietiléter para dar 280 mg que se usaron en la siguiente etapa de reacción sin purificación adicional. Otra carga de esta reacción se desarrolló. 497 mg (0,844 mmoles) de este sólido e intermedio I-03 se calentaron en DCE a reflujo durante 6 h. La mezcla de reacción se enfrió a t.a., se añadió KOH (156 mg en polvo) y la mezcla resultante se agitó a t.a. durante 1 h. La mezcla de reacción se filtró y el filtrado se concentró al vacío para dar un residuo que se purificó por cromatografía de columna rápida (eluyendo con un gradiente de DCM/MeOH/NH37N (de 100% a 95:5), para dar el
producto final deseado 2-41 (50 mg, R: 12,3%).
Ejemplo B6
Preparación de producto final 2-43

El producto final 2-42 (230 mg, 0,56 mmoles) se disolvió en 1,4-dioxano (3 mL) y se añadieron Pd(PPh3)4 (64 mg, 56 umoles), Cs2CO3 (363 mg, 1,11 mmoles), 1-N-boc-4-(4,4,5,5-tetrametil-[1,3,2]dioxaborolan-2-il)-3,6-dihidro-2H-piridina (198 mg, 0,64 mmoles) y H2O (2 mL). La mezcla se calentó con radiación de microondas a 140°C durante 1h. En el enfriamiento, los disolventes se eliminaron y el residuo se purificó por cromatografía de columna (DCM/MeOH de 98:2 a 94:6) para dar el producto final 2-43 (260 mg, R: 91%) como un sólido amarillo.
Ejemplo B7
Preparación de producto final 2-44

El producto final 2-43 (200 mg, 0,39 mmoles) se disolvió en MeOH (7 mL) y se añadió Amberlyst(r) 15 (1 g, 4,7 mmoles). La mezcla de reacción se agitó a t.a. durante 24 h y se filtró. La resina se suspendió en MeOH/NH37N (10 mL), se agitó durante 10 min y se filtró. Este tratamiento se repitió 3 veces. Los filtrados se evaporaron juntos y el residuo se precipitó a partir de DCM (5 mL) y se filtró para dar el producto esperado 2-44 (43 mg, R: 27%), como un sólido blanco.
Ejemplo B8
Preparación de producto final 2-45

El producto final 2-44 (35 mg, 84 umoles) se suspendió en DCM (1,5 mL) y se añadieron formaldehído (0,1 mL, 1,26 mmoles) y cianoborohidruro sódico (32 mg, 0,5 mmoles). La mezcla de reacción se agitó a t.a. durante 20 h. La reacción se adsorbió en sílice y se purificó por cromatografía de columna (DCM/MeOH de 96:4 a 70:30) y después por HPLC para dar el producto esperado 2-45 (3,2 mg) como un sólido blanco.
Preparación de producto final 2-58

El producto final 2-57 (20 mg, 48 umoles) se suspendió en DCM (1,5 mL) y se añadieron formaldehído (52 pl, 0,72 mmoles) y cianoborohidruro sódico (18 mg, 0,29 mmoles). La mezcla de reacción se agitó a t.a. durante 1 h. La reacción se adsorbió en sílice y se purificó por cromatografía de columna (DCM/MeOH a partir de 96:4 a 70:30) y después por HPLC para dar el producto esperado 2-58 (9 mg) como un sólido blanco.
Ejemplo B9
Preparación de producto final 2-46

El producto final 2-44 (30 mg, 72 umoles) se suspendió en acetonitrilo (1 mL) y se añadieron DIPEA (19 pL, 0,11 mmoles) y MeSO2Cl ( 6 pL, 79 umoles). La disolución se agitó a t.a. durante 2,5 h. Se añadió exceso de MeSO2Cl (3 pL, 05 eq). La mezcla de reacción se agitó durante 3 días y se evaporó. El residuo se disolvió en HCl 1M (10 mL) y se extrajo con DCM (3x7 mL). La fase orgánica se secó (Na2SO4), se filtró y el disolvente se evaporó al vacío. El residuo resultante se purificó por HPLC para dar el producto esperado 2-46 (10 mg, R: 28%) como un sólido blanco. Ejemplo B10
Preparación de producto final 2-47

El producto final 2-43 (50 mg, 97 pmoles) se disolvió en MeOH (100 mL) y se hidrogenó en el H-Cube (Pd/C al 10%,
60°C, lleno de H2 , 1 mL/min). La disolución resultante se evaporó y el residuo se purificó por HPLC para dar el producto 2-47 esperado (14 mg, R: 28%) como un sólido blanco.
Ejemplo B11
Preparación de producto final 2-30

Se añadió complejo de fluoruro de boro-sulfuro de dimetilo (0,226 mL, 2,151 mmoles) a una disolución agitada de producto final 2-27 (70 mg, 0,2165 mmoles) en DCM (1,3 mL) a t.a. La mezcla se agitó a t.a. durante 24 h. Se añadió una cantidad adicional de complejo de fluoruro de boro-sulfuro de dimetilo (2,1 mL), y la mezcla se agitó a t.a. durante 48 h más. Una disolución saturada de NaHCO3 se añadió y la mezcla se extrajo con DCM/MeOH 90:1. La fase orgánica se separó, se secó (Na2SO4 ), se filtró y se evaporó a sequedad. El residuo se purificó por cromatografía biotage y se eluyó con un gradiente de DCM/MeOH de 100% a 50:50. Las fracciones deseadas se recogieron para obtener 20 mg de producto deseado 2-30 como un sólido (R: 30%).
Preparación de producto final 2-88

Se añadió complejo de trifluoruro de boro-sulfuro de dimetilo (0,084 mL, 0,8 mmoles) a una disolución agitada de producto final 2-62 (28 mg, 0,08 mmoles) en DCM (1,5 mL) a t.a. La mezcla se agitó a t.a. durante 24 h. Se añadió una cantidad adicional de complejo de fluoruro de boro-sulfuro de dimetilo (total de 0,3 mL), y la mezcla se agitó a t.a. durante 48 h más. Después, se añadió THF (1 mL) y la mezcla se calentó a 50°C durante 53 h. Una disolución saturada de NaHCO3 se añadió y la mezcla se extrajo con DCM/MeOH 90:1. La fase orgánica se separó, se secó (Na2SO4), se filtró y se evaporó a sequedad. El residuo se purificó por cromatografía biotage y se eluyó con un gradiente de DCM/MeOH de 100% a 95:5. Las fracciones deseadas se recogieron para obtener 7 mg de producto 2 8 8 deseado como un sólido (R: 26%).
Ejemplo B12
Preparación de producto final 2-57
El producto final 2-47 (174 mg, 0,34 mmoles) se disolvió en MeOH (7 ml) y se añadió Amberlyst 15 (1 g). La mezcla de reacción se agitó a temperatura ambiente durante 24 h y se filtró. La resina se suspendió en MeOH/NH37N se
agitó durante 10 min y la fase orgánica se recogió. El disolvente se evaporó y el residuo se precipitó con MeOH, y después se purificó por HPLC para obtener 9 mg como una sal de formiato del producto final 2-57.
Preparación del producto final 2-236

Una disolución 4M de HCl en dioxano (1 mL) se añadió a 0°C al producto 2-232 (12 mg, 0,023 mmoles). La mezcla de reacción se agitó a t.a. durante 3 h. Los disolventes se eliminaron y el residuo se purificó por cromatografía de columna (cartucho de Isolute SCX-2, MeOH a NH37N en MeOH) para dar el producto final 2-236 (9 mg, 92%). Ejemplo B13
Preparación de producto final 2-52

A una mezcla de reacción de intermedio I-12 (150 mg, 0,42 mmoles), hidrocloruro de ácido indazol-4-borónico (0,93 mmoles, 0,150 mg) y PdCl2(dppf).DCM (35 mg, 0,042 mmoles) en DME (2 ml), se añadió una disolución saturada de carbonato de potasio (0,5 ml). La mezcla se calentó a 130°C con radiación de microondas durante 10 min. Un precipitado aparece que se filtró, se lavó con DCM y se secó. El sólido resultante (0,160 mg, R: 96%) es el compuesto final esperado 2-52 y se usó en la siguiente etapa de reacción sin purificación adicional.
Preparación de producto final 2-92
Se disolvió intermedio I-30 (100 mg, 0,31 mmoles) en DME (2 mL) y se añadieron ácido piridina-3-borónico (45 mg, 0,37 mmoles), K2CO3 (127 mg, 0,92 mmoles), PdCh(dppf).DCM y agua (1 mL). La mezcla de reacción se calentó con radiación de microondas a 130°C durante 1h. Los compuestos volátiles se eliminaron al vacío y el residuo se purificó por cromatografía rápida (DCM-MeOH 95:5 a 90:10). El producto obtenido se precipitó en MeOH proporcionando el producto final 2-92 como sólido de color crudo (96 mg, 97%).
Preparación de producto final 2-93

Se disolvió intermedio I-30 (100 mg, 0,31 mimóles) en DME (2 mL) y se añadieron pinacoléster de ácido 2-aminopirimidina-5-borónico (81 mg, 0,37 mmoles), K2CO3 (127 mg, 0,92 mmoles), PdCl2(dppf).DCM y agua (1 mL). La mezcla de reacción se calentó con radiación de microondas a 130°C durante 1h. Los compuestos volátiles se eliminaron al vacío y el residuo se purificó por cromatografía rápida (DCM-MeOH 95:5 a 90:10). El producto obtenido se precipitó en MeOH proporcionando el producto final 2-93 como sólido de color crudo (96 mg, 97%).
Preparación de producto final 2-165

Se disolvió producto final 2-178 (50 mg, 0,087 mmoles) en 1,4-dioxano (0,3 mL) y se añadieron Pd(PPh3)4 (10 mg, 0,009 mmoles), Cs2CO3 (57 mg, 0,174 mmoles), ácido metilborónico ( 6 mg, 0,1 mmoles) y agua (0,2 mL). La mezcla se calentó con radiación de microondas a 140°C durante 1 h. Se añadió agua y la mezcla se extrajo con DCM. Los compuestos orgánicos se secaron (Na2SO4), se filtraron y se evaporaron. El residuo se purificó por cromatografía de columna-TLC en el Chromatotron (DCM:MeOH, 15:1) dos veces. Las fracciones deseadas se recogieron y se evaporaron para obtener el compuesto final 2-165 (22 mg, 52%).
Ejemplo B14
Preparación del producto final 2-62

A una disolución de producto final 2-12 (0,087 mmoles) en DMF seco (1 ml) se añadió cianuro de zinc (0,091 mmoles), tris(dibencilidenaceton)dipaladio (Pd2dba3) (0,004 mmoles), 1,1'-bis(difenilfosfino)ferroceno (DPPF) (0,011 mmoles). La mezcla se calentó a 140°C durante 1h con radiación de microondas. La disolución se diluyó con acetato de etilo, se lavó con agua y una disolución saturada de NaCl. La fase orgánica se secó (Na2SO4), se filtró y el disolvente se evaporó. El residuo se purificó por cromatografía de columna rápida, eluyente: CH2Ch-AcOEt/CH2Cl2 1:100-1:50 para obtener 22,9 mg como un sólido blanco de compuesto 2-62.
Preparación de producto final 2-36

Una mezcla de producto final 2-73 (38 mg, 0,163 mimóles), Zn(CN)2 (10 mg, 0,087 mmoles), difenilfosfinaferroceno ( 6 mg, 0,01 mmoles) y Pd2(dba)3 (4 mg, 0,004 mmoles) en DMF (0,5 mL) se calentó durante 1 h a 120°C con radiación de microondas. Después, se añadieron más Zn(CN)2 (10 mg, 0,087 mmoles), dppf ( 6 mg, 0,01 mmoles, 0,125 eq) y Pd2(dba)3 (4 mg, 0,004 mmoles, 0,05 eq) y la mezcla se calentó 1,5 h a 120°C con radiación de microondas. Este exceso se añadió dos veces. El disolvente se eliminó al vacío y el residuo se purificó por cromatografía de columna (EtOAc y mezclas de EtOAc/MeOH) y después por HPLc para obtener 1,2 mg de producto deseado 2-36.
Ejemplo B15
Preparación producto final 2-79

El producto final 2-52 (25 mg, 0,064 mmoles) se suspendió en EtOH (1,5 mL) y se añadió metilamina (2M en THF, 1,27 mmoles, 0,7 mL). La mezcla de reacción se calentó en un tubo sellado a 100°C durante 18h. La mezcla de reacción se adsorbió después directamente en sílice para purificar por cromatografía de columna (5% a 10% de MeOH en DCM) dando 5 mg del producto final 2-79 como un sólido blanco (R: 21%).
Preparación de producto final 2-217
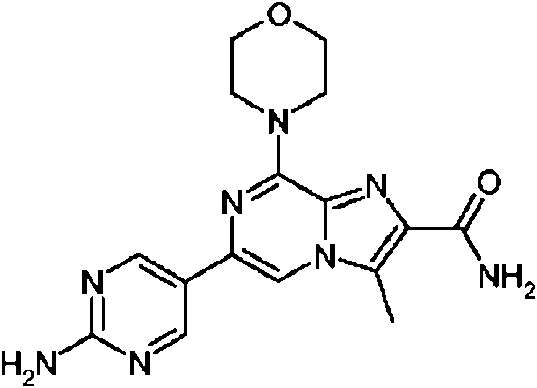
El producto final 2-214 (300 mg, 0,78 mmoles) se suspendió en MeOH/NH37N (10 mL) y se calentó con radiación de microondas a 130°C durante 24 h. La mezcla se evaporó y se purificó por cromatografía de columna (MeOH en DCM, 100:0 a 40:60) dando 80 mg de producto final 2-217 como un sólido blanco (R. 29%).
Ejemplo B16
Preparación de producto final 2-87

Se disolvió pirrolidina (0,54 mmoles, 45 pL) en EtOH (5 mL) en un tubo sellado y se añadió AlMe3 (0,54 mmoles, 0,26 mL). La mezcla se agitó a t.a. durante 15 min y después, se añadió el producto final 2-52 (0,27 mmoles, 105 mg). La mezcla de reacción se agitó a t.a. durante 1h y 4h a 40°C. En el enfriamiento, la reacción se desactivó cuidadosamente con disolución saturada de NH4Cl y se extrajo con CHCMPrOH 1:1 (x3). La fase orgánica combinada se secó, se filtró y se concentró. El producto en bruto se purificó por cromatografía rápida (DCM-MeOH 96:4 a 90:10) dando el producto final 2-87 (15 mg, 13%) como sólido blanco.
Preparación de producto final 2-139

Se disolvió el producto final 2-52 (0,127 mmoles, 50 mg) en EtOH (3 mL) y se añadieron N,N-dimetil-1,3-propanodiamina (1,27 mmoles, 0,16 mL) y AlMe3 (1,27 mmoles, 0,64 mL). La mezcla se calentó a 150°C durante 3 días y con radiación de microondas a 180°C durante 1 h. En el enfriamiento, la reacción se desactivó cuidadosamente con disolución saturada de NH4Cl y se extrajo con DCM (x2). Las fases orgánicas combinadas se secaron, se filtraron y se concentraron. El producto en bruto se purificó por cromatografía rápida (DCM-MeOH:NH3 (7N); 100:0 a 80:20) dando el producto final 2-139 (18 mg, 31%) como sólido blanco.
Ejemplo B17
Preparación de producto final 2-97

Una mezcla de intermedio I-34 (100 mg, 0,28 mmoles), AcOH (40 uL, 0,52 mmoles), hidrocloruro de terc-butiléster de ácido 2,8-diaza-espiro[4.5]decano-2-carboxílico (90 mg, 0,29 mmoles) en DCE (5 mL) se agitó a t.a. durante 40 min. Después, se añadió NaBH(OAc)3 (90 mg, 0,40 mmoles) y la agitación se continuó durante 5h. La mezcla de reacción se desactivó añadiendo disolución acuosa 4N de KOH y se extrajo con EtOAc (x2). La fase orgánica combinada se lavó con salmuera, se secó (Na2SO4), se filtró y se concentró el producto en bruto (150 mg, 93%) que se usó en la siguiente etapa de reacción sin purificación adicional. Parte de este producto en bruto (50 mg) se purificó adicionalmente por HPLC preparativo dando el producto final 2-97 (13 mg).
Método B18
Preparación de producto final 2-155

Una mezcla de yodo (34 mg, 0,133 mimóles), trifenilfosfina (29 mg, 0,111 mmoles) e imidazol (9 mg, 0,133 mmoles) en DMF (2 mL) se agitó a T.A. durante 1h. Después, se añadió producto final 2-144 (55 mg, 0,111 mmoles) y la mezcla se agitó a 70°C toda la noche. La mezcla se evaporó y el residuo se purificó usando un sep-pack en un colector (DCM:MeOH, 92:8) para dar 10 mg de producto final 2-155 (16%).
Método B19
Preparación de producto final 2-177

El producto final 2-138 (0,3 g, 0,81 mmoles) se suspendió en THF ( 6 mL) y se añadió lentamente MeMgCl (3M, 2,7 mL, 8,1 mmoles) a 0°C. La mezcla de reacción se agitó durante 4 h y después se desactivó cuidadosamente con H2O. La mezcla resultante se purificó por cromatografía de columna (DCM:MeOH, 95:5 a 85:15). El producto obtenido se precipitó con DCM y gotas de MeOH y se filtró para dar el producto final 2-177 (20 mg, 7%) como un sólido amarillo. El filtrado se evaporó y se purificó por cromatografía de columna (DCM:MeOH, 95:5 a 85:15) y por HPLC-preparativa para dar el producto final 2-177 (38 mg, 13%) como un sólido amarillo.
Método B20
Preparación de producto final 2-191

A una disolución de intermedio I-52 (50 mg, 0,146 mmoles), BOP (78 mg, 0,176 mmoles) y 4-aminotetrahidropirano.HCl (0,024 mL, 0,176 mmoles) en DCM (1,5 mL) se añadió Et3N (0,041 mL, 0,293 mmoles). La mezcla se agitó a t.a. durante 2h. Se añadió DCM y la mezcla se lavó con agua. La fase orgánica se secó, se filtró y se evaporó. El residuo se purificó por cromatografía de columna (DCM:MeOH, 100:0 a 60-40) y por HPLC-preparativo para dar 4 mg (6 %) de producto final 2-191 como un sólido blanco.
Método B21
Preparación de producto final 2-234

El producto final 2-231 (40 mg, 0,078 mmoles) se suspendió en metóxido sódico 0,5 M en MeOH, 3 mL) y la mezcla de reacción se agitó a T.A. durante 45 min. Se añadió H2O (3 mL), la disolución se aciduló ligeramente con HCl y se extrajo con n-BuOH. Los compuestos orgánicos se secaron sobre Na2SO4 , se filtraron y se evaporaron. El residuo se purificó mediante chromatotron (DCM:MeOH, 10:1). El residuo se disolvió en MeOH (4 mL), se añadió amberlyst (0,3 g) y la mezcla se agitó a t.a. durante 2 h, se filtró y se lavó con MeOH. La resina se suspendió en NH3/MeOH (7N, 35 mL) y se agitó durante 1 h. La mezcla se filtró y el filtrado se evaporó. El residuo se purificó mediante chromatotron (DCM/MeOH, 1 0 :1 ) para dar el producto final 2-234 ( 12 mg, 33%) como un sólido blanco.
Método B22
Preparación de producto final 2-237

Se suspendieron intermedio I-28 (500 mg, 1,540 mmoles), hidrocloruro de ácido indazol-4-borónico (3,387 mmoles, 672 mg) y PdCh(dppf).DCM (0,154 mmoles, 127 mg) en una disolución saturada de carbonato sódico (1,5 mL) y 1,2-DME (7 mL). La mezcla se calentó con radiación de microondas a 130°C durante 10 min. La mezcla se diluyó con EtOAc y se lavó con agua. La fase orgánica se secó (Na2SO4), se filtró y el disolvente se evaporó al vacío. El residuo resultante se purificó por cromatografía rápida (DCM-MeOH de 100:0 a 96:4) para obtener el producto final 2-237 como un sólido blanco ( 88 mg, R: 14%).
Método B23
Preparación del producto final 2-238

El producto final 2-237 ( 88 mg, 0,217 mmoles) se suspendió en MeOH (2 mL) y se trató con NaOH 2N (0,24 mL, 0,48 mmoles). La mezcla de reacción se puso a reflujo durante 4 h. Los disolventes se evaporaron y el residuo se disolvió en EtOAc, se trató con AcOH y se lavó con agua. La fase orgánica se secó, se filtró y se evaporó para dar el producto final 2-238 (82 mg, 100%).
Método B24
Preparación de producto final 2-241

A una disolución de producto final 2-44 (50 mg, 0,12 mmoles) y N,N-diisopropiletilamina (0,031 mL, 0,181 mmoles) en acetonitrilo (2 mL) se añadió cloruro de isobutirilo (0,014 mL, 0,132 mmoles). La mezcla se agitó a t.a. durante 4 h y se evaporó. Se añadió H2O y la mezcla se extrajo con DCM. La fase orgánica se secó (Na2SO4), se filtró y se evaporó para dar el producto final 2-241 (51 mg, 87%).
Método B25
Preparación de producto final 2-243

Una mezcla de compuesto final 2-245/intermedio I-69 (62 mg, 0,13 mmoles), 1-metilpiperazina (0,019 mL, 0,17 mmoles), TEA (0,024 mL, 0,17 mmoles), HOBT (26 mg, 0,17 mmoles) y EDCI (33 mg, 0,17 mmoles) en THF (1 mL) se agitó a t.a. toda la noche y se evaporó. El residuo se purificó por cromatografía de columna (Isolute 5 g; MeOH:DCM, 1:99 a 20:80 y Flash-NH25 g; MeOH:DCM, 0:100 a 2:98) para dar el producto final 2-243 (49 mg, 67%) como un sólido blanco.
Método B26
Preparación de producto final 2-245

A una disolución de intermedio I-69 (50 mg, 0,16 mmoles) en DCM (1,3 mL) se añadió 4-isocianatobenzoato de metilo (31 mg, 0,18 mmoles). La mezcla de reacción se agitó a t.a. durante 5 h. Se añadió ciclohexano y la mezcla se filtró para dar producto final 2-245 (46 mg) como un sólido beis. El filtrado se evaporó y el residuo se purificó por cromatografía de columna (Isolute 5 g; MeOH:DCM, 0:100 a 5:95) para dar el producto final 2-245 (25 mg) como un sólido amarillo claro. Rendimiento total: 91%.
Procedimiento general
La medida de HPLC se realizó usando un HP 1100 de Agilent Technologies que comprende una bomba (binaria)
con desgasificador, un automuestreador, un horno de columna, un detector de haz de diodos (DAD) y una columna como se especifica en los respectivos métodos posteriores. El flujo desde la columna se dividió a un espectrómetro MS. El detector MS se configuró con una fuente de ionización por electropulverizado o API/APCI. Se usó nitrógeno como el gas nebulizador. La temperatura de la fuente se mantuvo a 150°C. La adquisición de datos se realizó con software ChemStation LC/MSD quad.
Método 1
Se realizó una HPLC de fase inversa en una columna RP-C18 Gemini (150 x 4,6 mm, 5 um); 10 min gradiente lineal de 50-100% de acetonitrilo en agua 1 0 0 % de acetonitrilo en agua 2 min): 2 1 0 nm y 254 o Da d .
Método 2
Se realizó una HPLC de fase inversa en una Gemini-NX C18 (100 x 2,0 mm; 5 um), Disolvente A: agua con ácido fórmico al 0,1%; Disolvente B: acetonitrilo con ácido fórmico al 0,1%. Gradiente: 5% de B a 100% de B en 8 min a 50°C, DAD.
Método 3
Se realizó una HPLC de fase inversa en una Gemini-NX C18 (100 x 2,0 mm; 5 um). Disolvente A: agua con ácido fórmico al 0,1%; Disolvente B: acetonitrilo con ácido fórmico al 0,1%. Gradiente: 5% de B a 40% de B en 8 min a 50°C, DAD.
Método 4
Se realizó una HPLC de fase inversa en una Gemini-NX C18 (100 x 2,0 mm; 5 um), Disolvente A: agua con ácido fórmico al 0,1%; disolvente B: acetonitrilo con ácido fórmico al 0,1%. Gradiente: 0% de B a 30% de B en 8 min a 50°C, DAD.
Método 5
Se realizó una HPLC de fase inversa en una Gemini C18 (50 x 2,0 mm; 3 um), disolvente A: agua con ácido fórmico al 0,1%; disolvente B: acetonitrilo con ácido fórmico al 0,1%. Gradiente: 10% de B a 95% de B en 4 min a 50°C, DAD.
Tabla 4: datos analíticos y actividad de PI3Ka - Rt significa tiempo de retención (en minutos), [M+H]+ significa la masa protonada del compuesto, el método se refiere al método usado para (LC)MS.
La actividad biológica en PI3Ka para ciertos ejemplos se representa en la Tabla 4 mediante resultados semicuantitativos: CI50 >1 pM (+), CI50 <100 nM (+++), 100 nM<Cl50<1 pM (++). La actividad biológica en PI3Ka para ciertos ejemplos se representa también en la Tabla 4 mediante resultados cuantitativos.


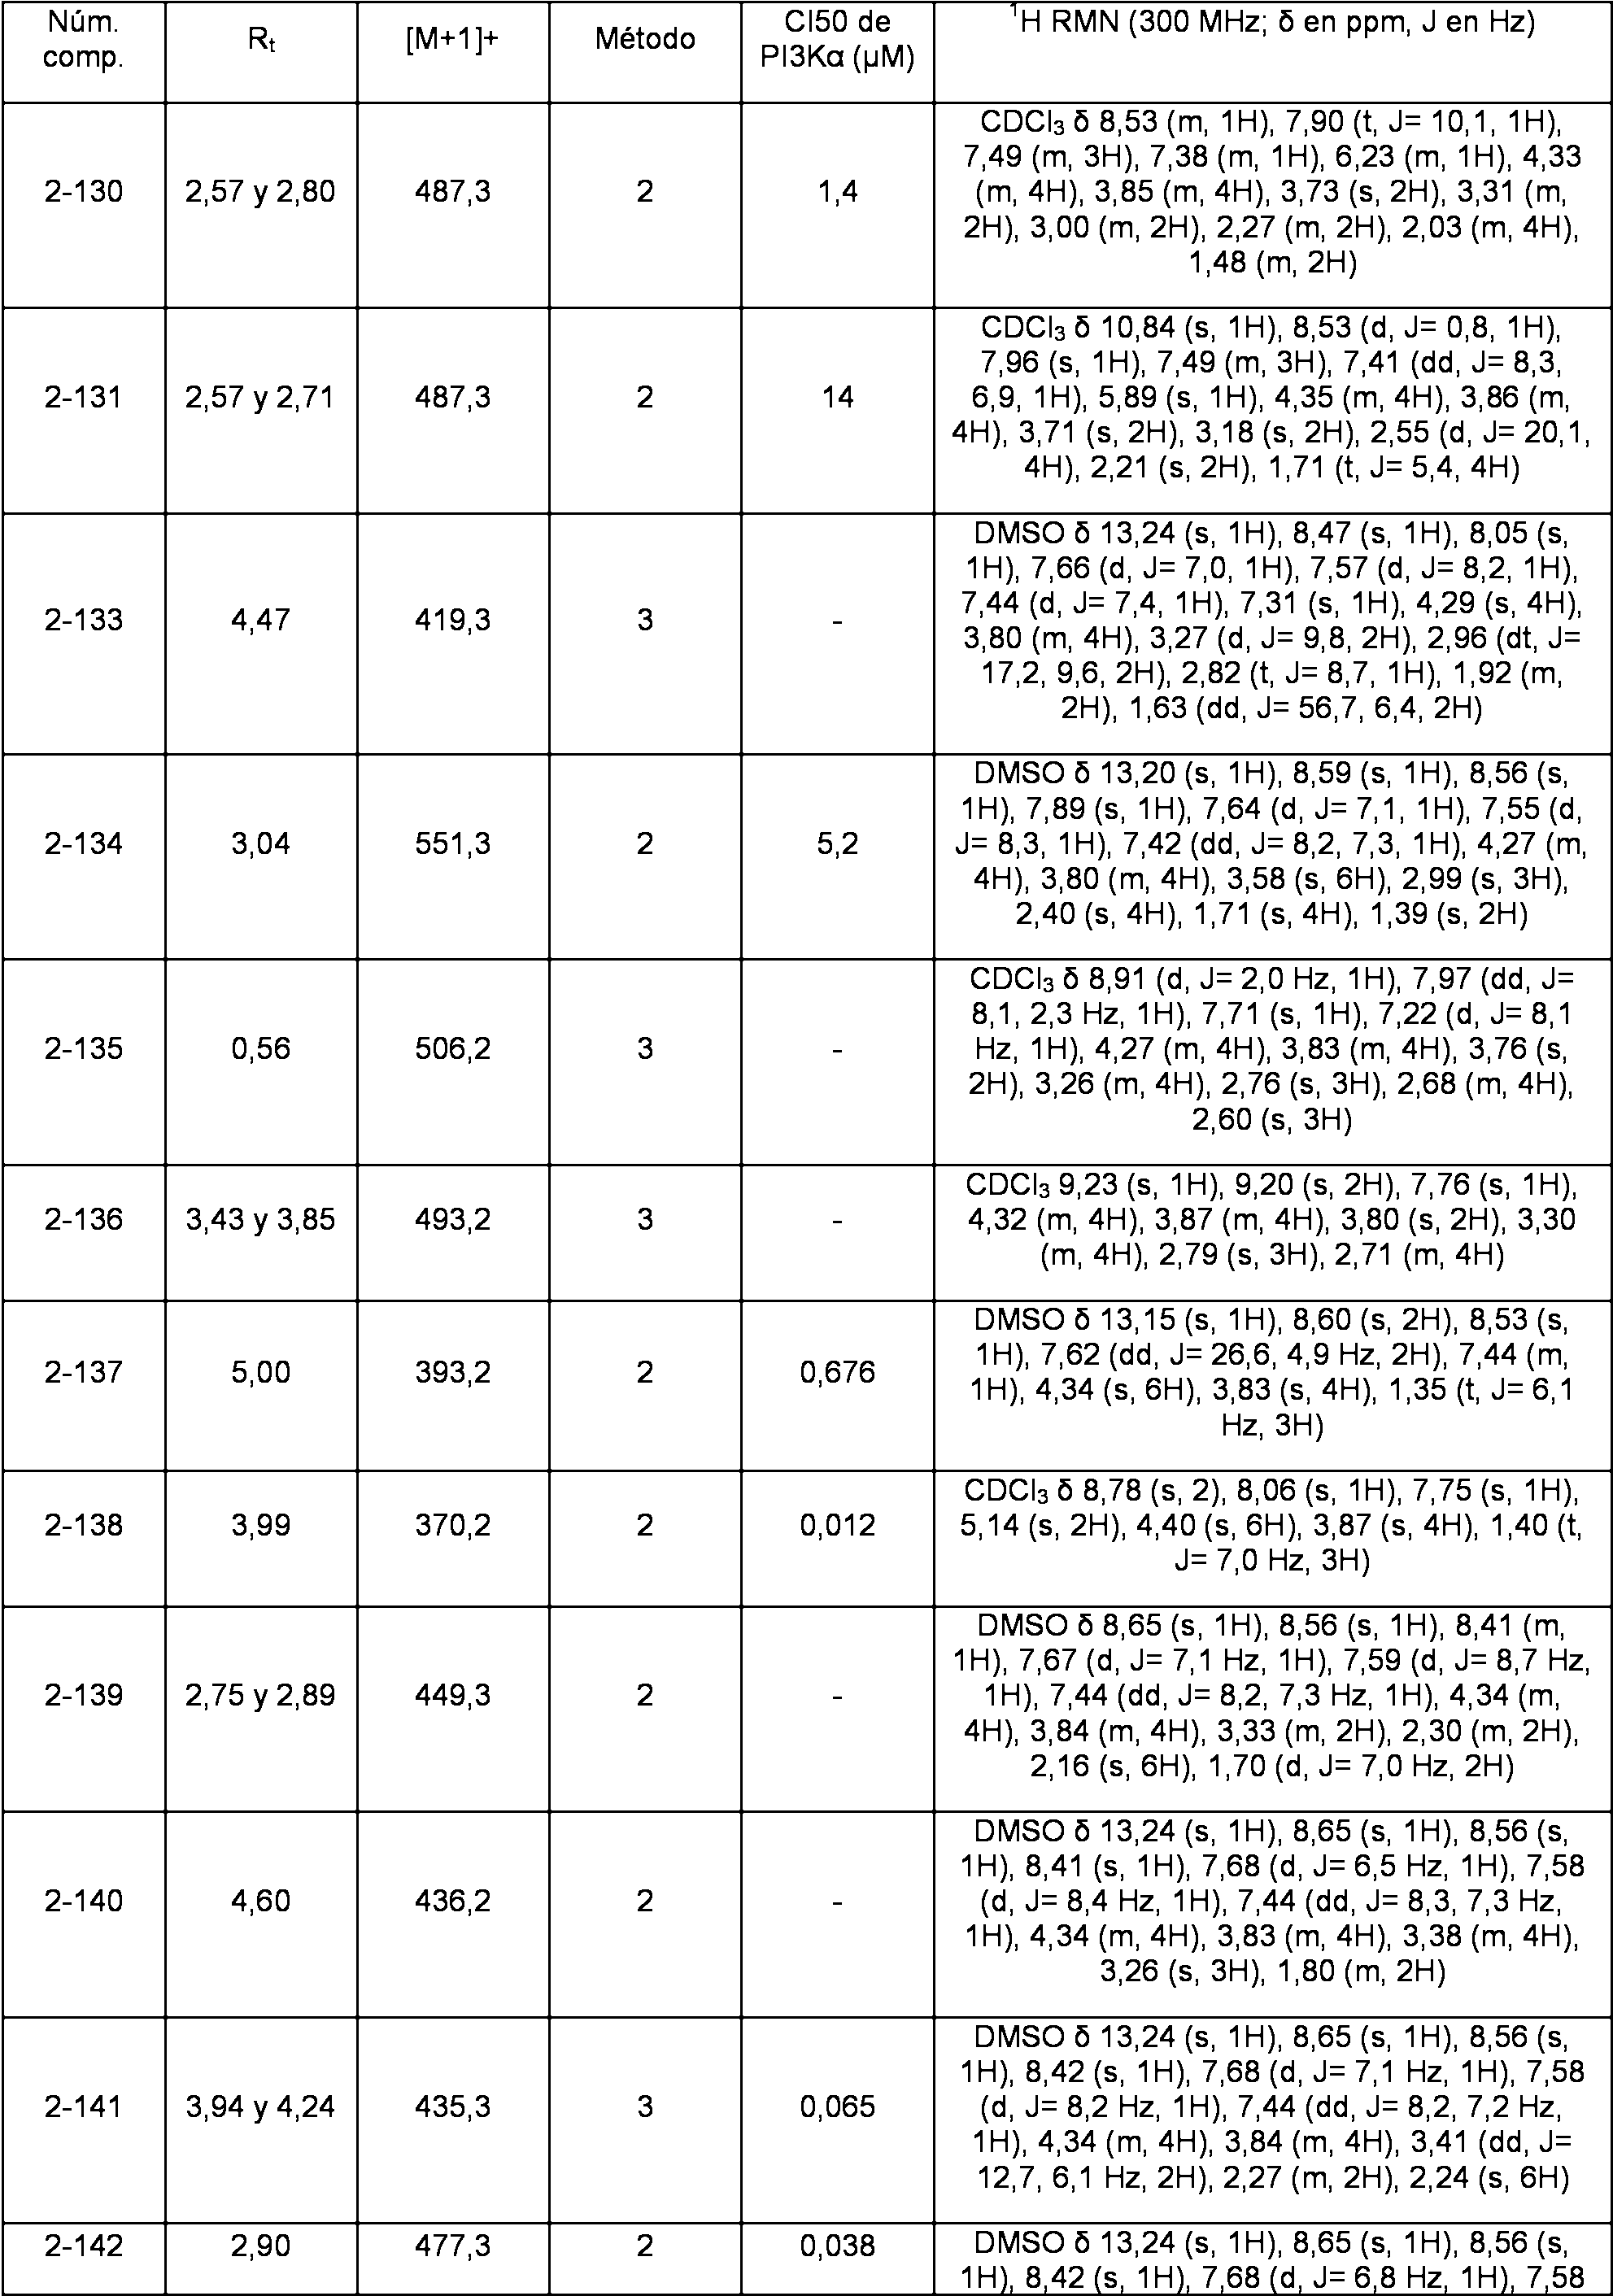


Tabla 5. CI50 de Inhibición de fosforilación de AKT de algunos compuestos representativo de los ejemplos (pM), como se prueban en el procedimiento de ensayo celular descrito anteriormente.
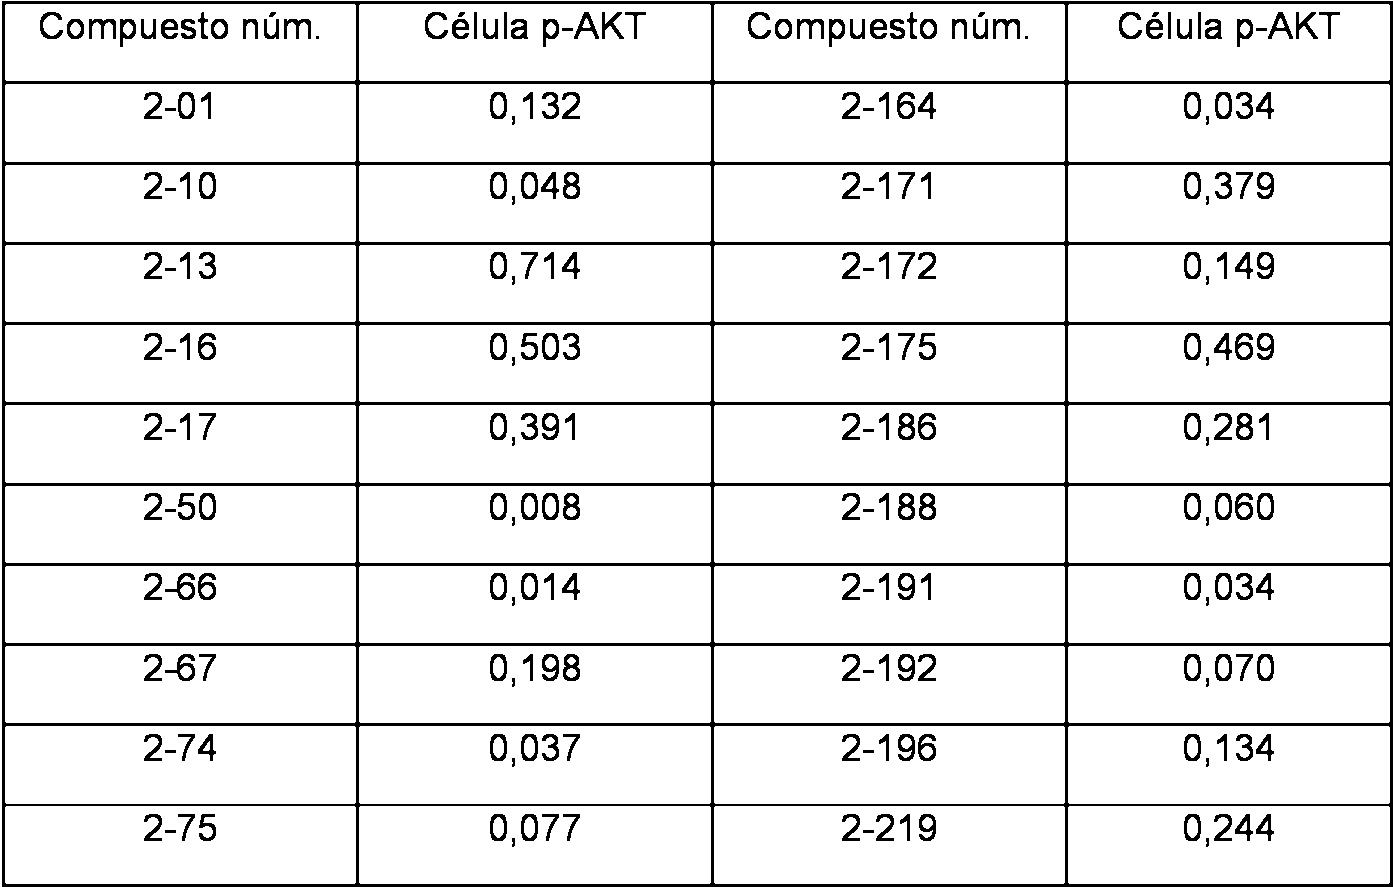
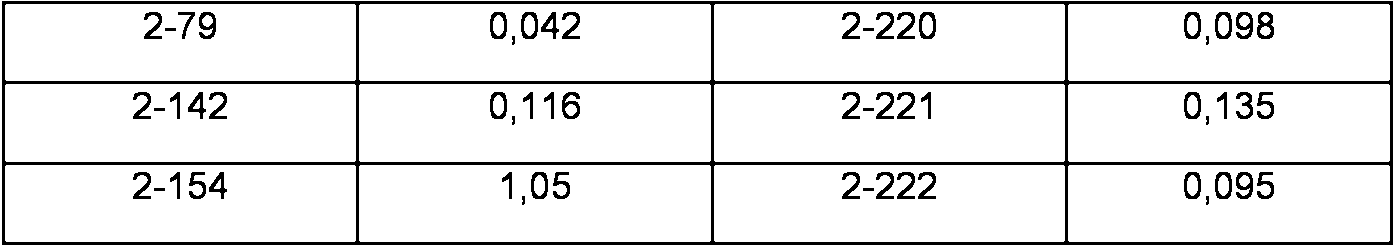
Referencias
1. Kenyon, C. J. The genetics of ageing. Nature 464, 504-512 (2010).
2. Fontana, L., Partridge, L. y Longo, V. D. Extending healthy lite span-^from yeast to humans. Science 328,321-326 (2010).
3. Chalhoub, N. y Baker, S. J. PTEN and the PI3-kinase pathway in cáncer. Annu Rev PathoW, 127-150 (2009).
4. Daitoku, H., Yamagata, K., Matsuzaki, H., Hatta, M. y Fukamizu, A. Regulation of PGC-I promoter activity by protein kinase B and the forkhead transcription factor FKHR. Diabetes 52,642-649 (2003).
5. Puigserver, P. et al. Insulin-regulated hepatic gluconeogenesis through FOX01-PGC-1alpha interaction. Nature 423, 550-555 (2003).
6. Li, X., Monks, B., Ge, Q. y Birnbaum, M. J. Akt/PKB regulates hepatic metabolism by directly inhibiting PGC-I alpha transcription coactivator. Nature 447,1012-1016(2007).
7. Matsumoto, M., Pocai, A., Rossetti, L., Depinho, R. A. y Accili, D. Impaired regulation of hepatic glucose production in mice lacking the forkhead transcription factor Foxol in liver. Cell Metab 6, 208-216 (2007).
8. Seale, P. et al. Transcriptional control of brown fat determination by PRDMI6. Cell Metab 6,38-54 (2007).
9. Kajimura, S. et al. Initiation of myoblast to brown fat switch by a PRDMI6-C/EBP-beta transcriptional complex. Nature 460, 1154-1158 (2009).
10. Serrano, M. y Blasco, M. A. Cáncer and ageing: convergent and divergent mechanisms. Nat Rev Mol Cell Bioi 8, 715-722 (2007).
11. Matheu, A. et al. Delayed ageing through damage protection by the Arf/p53 pathway. Nature 448,375-379 (2007).
12. Matheu, A. et al. Anti-aging activity of the Ink4/Arf locus. Aging Cell 8, 152-161 (2009).
13. Puig, O. y Tjian, R. Transcriptional feedback control of insulin receptor by dFOXO/FOXOl. Genes Dev 19,2435-2446 (2005).
14. Matsumoto, M., Han, S., Kitamura, T. y Accili, D. Dual role of transcription factor FoxOI in controlling hepatic insulin sensitivity and lipid metabolism. J Clin Invest 116, 2464-2472 (2006).
15. Urn, S. H., D'Alessio, D. y Thomas, G. Nutrient overload, insulin resistance, and ribosomal protein S6 kinase 1, S6KI. Cell Metab 3, 393~,402 (2006).
16. Carracedo, A. y Pandolfi, P. P. The PTEN-PI3K pathway: of feedbacks and cross-talks. Oncogene 27,5527-5541 (2008).
Kamagate, A. et al. Forkhead Box 01 Links Hepatic Insulin Action to Endoplasmic Reticulum Stress, Endocrinology advanced online publication.
Bartke, A. Impact of reduced insulin-like growth factor-llinsulin signaling on aging in mammals: novel findings. Aging Cell 7 ,285-290 (2008).
Morris, 1. Z., Tissenbaum, H. A. y Ruvkun, G. A phosphatidyl¡nos¡tol-3-,OH kinase family member regulating longevity and diapause in Caenorhabditis elegans. Nature 382, 536-539 (1996).
Mihaylova, V. T., Borland, C. Z., Manjarrez, L., Stern, M. J. y Sun, H. The PTEN tumor suppressor homolog in Caenorhabditis elegans regulates longevity and dauer formation in an insulin receptor-like signaling pathway. Proc Nati Acad Sci USA 96,7427-7432(1999).
Dormán, J. B., Albinder, B., Shroyer, T. y Kenyon, C. The age-1 and daf-2 genes function in a common pathway to control the lifespan of Caenorhabditis elegans. Genetics 141, 1399-1406 (1995).
Renner, O. y Camero, A. Mouse models to decipher the PI3K signalllng network in human cáncer. Curr Mol Med 9,612-625 (2009).
Di Cristofano, A., Pesce, B., Cordon-Cardo, C. y Pandolfi, P. P. Pten is essential for embryonic development and tumour suppression. Nat Genet 19,348-355 (1998).
Zhao, J. J. et al. The pHOalpha isoform of PI3K is essential for proper growth factor signalllng and oncogenic transformation. Proc Nati Acad Sci USA 103, 16296-16300 (2006).
Utermark, T., Schaffhausen, B. S., Roberts, T. M. y Zhao, J. J. The p 11 Oalpha isoform of phosphatidylinositol 3-kinase is essential for polyomavirus middle T antigen-mediated transformation. J Virol81,7069_,7076 (2007).
Podsypanina, K. et al. Mutation of Pten/Mmacl in mice causes neoplasia in múltiple organ systems. Proc Nati Acad Sci USA 96, 1563-1568 (1999).
Stambolic, V. et al. High incidence of breast and endometrial neoplasia resembling human Cowden syndrome in pten+/' mice. Cáncer Res 60, 3605-3611 (2000).
Ingram, D. K. y Reynolds, M. A. Assessing the predictive validity of psychomotor tests as measures of biological age in mice. Exp Aging Res 12,155-162 (1986).
Urn, S. H. et al. Absence of S6KI protects against age- and diet-induced obesity while enhancing insulin sensitivity. Nature 431,200-205 (2004).
Jiang, W., Zhu, Z. y - Thompson, H. J. Dietary energy restriction modulates the activity of AMP-activated protein kinase, Akt, and mammalian target of rapamycin
in mammary carcinomas, mammary gland, and liver. Cáncer Res 68, 5492-5499 (2008).
Moore, T. et al. Dietary energy balance modulates signaling through the Akt/mammalian target of rapamycin pathways ¡n múltiple epithelial tissues. Cáncer Pre v Res (Phila Pa) 1,65-76 (2008).
Hempenstall, S., Picchio, L., Mitchell, S. E., Speakman, J. R. y Selman, C. The impact of acute caloric restriction on the metabolic phenotype in male C57BL/6 and DBN2 mice. Mech Ageing Dev 131, 111-118 (2010).
van der Horst, A. y Burgering, B. M. Stressing the role of Foxo proteins in lifespan and disease. Nat Rev Mol Cell Riol8, 440-450 (2007).
Selman, C. et al. Ribosomal protein S6 kinase 1 signalling regulates mammalian life span. Science 326,140-144 (2009).
Kozak, L. P. y Anunciado-Koza, R. UCPI: its involvement and utility in obesity. Int J Obes (Lond) 32 Suppl 7, S32-38 (2008).
Nedergaard, J. y Cannon, B. The changed metabolic world with human brown adipose tissue: therapeutic visions. Cell Metab 11,268-272 (2010).
Lidell, M. E. y Enerback, S. Brown adipose tissue - a new role in humans? Nat Rev Endocrinol 6, 319-325 (2010).
Puigserver, P. et al. A cold-inducible coactivator of nuclear receptors linked to adaptive thermogenesls. Cell 92, 829-839 (1998).
Puigserver, P. y Spiegelman, B. M. Peroxisome proliferator-activated receptorgamma coactivator 1 alpha (PGC-I alpha): transcriptional coactivator and metabolic regulator. Endocr Rev 24,78-90 (2003).
Kops, G. J. et al. Direct control of the Forkhead transcription factor AFX by protein kinase B. Nature 398, 630-634 (1999).
Matheu, A" Klatt, P, y Serrano, M. Regulation of the INK4a1ARF locus by histone deacetylase inhibitors. J Bioi Chem 280,42433-42441 (2005).
Palmero, I. y Serrano, M, Induction of senescence by oncogenic Ras, Methods Enzymol333, 247-256 (2001).
Greulich, H. et al. Oncogenic transformation by inhibitor-sensitive and -resistant EGFR mutants, PLoS Med 2, e313 (2005).
Hipkiss, 2008, Energy metabolism, altered proteins, sirtuins and ageing: converging mechanisms?, Biogerontology, 9:49-55.
Wang, C. et al. DNA damage response and cellular senescence in tissues of aging mice. Aging Cell 8, 311-323 (2009).
46. Guerra, C. et al. Brown adipose tissue-specific insulin receptor knockout shows diabetic phenotype without insulin resistance. J Clin Invest 108, 1205-1213 (2001).
47. Kozak, L. P. y Anunciado-Koza, R. UCP1: its involvement and utility in obesity.
Int J Obes (Lond) 32 Suppl 7, S32-38 (2008).
48. Feige, J. N. et al. Specific SIRT1 activation mimics low energy levels and protects against diet-induced metabolic disorders by enhancing fat oxidation. Cell Metab
8, 347-358 (2008).
49. Song, M. S. et al. Nuclear PTEN Regulates the APC-CDH1 Tumor-Suppressive Complex in a Phosphatase-lndependent Manner. Cell 144, 187-199 (2011).
50. Karamanlidis, G., Karamitri, A., Docherty, K., Hazlerigg, D. G. y Lomax, M. A.
C/EBPbeta reprograms white 3T3-L1 preadipocytes to a Brown adipocyte pattern of gene expression. J Biol Chem 282, 24660-24669 (2007).
Ejemplo E
Introducción
Se realizaron dos ensayos adicionales para respaldar adicionalmente la capacidad del Compuesto A para activar los adipocitos marrones in vitro y para disminuir el peso corporal en ratones obesos. Un propósito adicional de estos ensayos fue demostrar la actividad del compuesto A usando otros inhibidores de PI3K. Esto permite probar si los efectos biológicos del Compuesto A están compartidos por otros inhibidores de PI3K no relacionados, en cuyo caso refuerza la idea de que los efectos del Compuesto A están realmente mediados por los inhibidores de PI3K y no (por ejemplo) por una diana que no es PI3K putativa del Compuesto A. Finalmente, permite que se compare la eficiencia de diferentes inhibidores de PI3K en la obesidad.
Materiales y métodos
Métodos
Aislamiento y tratamiento de adipocitos pre-marrones
Los adipocitos marrones inmortalizados se obtuvieron del TAM interescapular de neonatos de 3-5 días de edad y se inmortalizaron por transducción retroviral del antígeno grande-T (en el vector pBABE-puro, amablemente proporcionado por James de Caprio, Dana Farber Cancer Institute, Boston). Los adipocitos pre-marrones resultantes se cultivaron en DMEM con SBF al 10%. Para el tratamiento, los cultivos se lavaron con PBS y se trataron con medio regular (DMEM con SBF al 10%) que contenía “Compuesto A” o el PI3Ki indicado, durante 4 h, a las concentraciones indicadas.
Análisis de proteínas y ARN
Para las inmunoelectrotransferencias, los adipocitos pre-marrones se lisaron en tampón de lisis (NaCl 150 mM, Tris 10 mM pH 7,2, SDS al 0,1%, Triton X-100 al 1,0%, desoxicolato al 1%, EDTA 5 mM). Las inmunoelectrotransferencias se realizaron según los procedimientos estándar usando los siguientes anticuerpos: para la detección de P-S473-Akt, número de catálogo de señalización celular núm. 4058; para la detección de Akt total, número de catálogo Upstate núm. 07-416; y para la p-actina, número de catálogo Sigma AC-15.
Para los análisis de ARN, se extrajo el ARN total de los adipocitos pre-marrones usando TRIZOL (Invitrogen). La transcripción inversa se realizó usando cebadores aleatorios y Ready-To-GoTM You-Prime First-Strand Beads (GE Healthcare). Se realizó un PCR a tiempo real cuantitativo usando mezcla maestra Sybr Green I para ADN (Applied Biosystems) en un termociclador ABI PRISM 7700 (Applied Biosystem). El gen constitutivo usado para aportar la normalización de todos los datos de qRT-PCR es -actina. Las secuencias de cebadores usadas son:


Análisis del peso corporal
Los ratones se alimentaron o bien con dieta para roedores estándar (Harían Teklad 2018, 18% de calorías procedentes de grasa) o, cuando se indique, con una dieta alta en grasas (Research Diets D12451, 45% de calorías totales procedentes de la grasa). Para medir la ingesta de alimento, los ratones se alojaron en jaulas metabólicas durante 5 días, y se midieron la ingesta de comida y agua, además de, la eliminación de heces y orina durante los últimos 4 días. La composición corporal (contenido en grasa y masa magra) se determinó por Absorciometría por rayos X de energía dual (DXA) (densitómetro Lunar PIXIum, GE Medical Systems). La adquisición de imagen duró 5 minutos con los ratones bajo anestesia mediante inhalación de isofluorano al 2% en oxígeno al 100%. El análisis de la masa magra y la masa grasa se realizó usando una Región de interés (RDI) que comprende el cuerpo entero. Resultados y discusión
En las Figuras 21,2 y 23 el Compuesto A tal como se refiere anteriormente está referenciado.
En la Fig. 21, los adipocitos pre-marrones (adipocitos marrones proliferativos explantados de ratones recién nacidos e inmortalizados con antígeno T grande) se trataron con diferentes concentraciones de inhibidores de PI3K y su capacidad para inhibir la fosforilación de Akt (una lectura de buena fe de la actividad de PI3K) se evaluó (Fig. 21, panel superior). La actividad del Compuesto A está dentro del intervalo de actividad de los otros dos inhibidores probados, produciendo una inhibición medible a 1 microM y una inhibición completa a 10 microM.
Para evaluar si el Compuesto A fue capaz de activar la actividad disipadora de energía de los adipocitos marrones, los niveles de expresión de ARNm de Ucp1 se evaluaron (Fig. 21, paneles inferiores). Como se muestra en los gráficos, el Compuesto A indujo potencialmente los niveles de ARNm de Ucp1 con una actividad similar a la de los otros inhibidores (los tres inhibidores sobre-regularon los niveles de ARNm de Ucp1 de 8-20 veces a la dosis de 10 20 microM).
Además, cohortes de ratones obesos se trataron (n=4-7 por grupo, obesidad inducida por dieta alta en grasas crónica, la ganancia de peso respecto a ratones con dieta estándar fue de 25) con el Compuesto A o uno de los otros PI3Ki%. La dosis del Compuesto A en este ensayo fue un tercio menor que en el ensayo anterior (es decir 10 mg/kg), por lo que se anticipó una velocidad más lenta de pérdida de peso. Una velocidad más lenta de pérdida de peso se consideraría más segura. Los ratones se dosificaron de la misma manera que anteriormente (ingesta forzada una vez al día durante 2 semanas, descansando durante el fin de semana). Los ratones tenían acceso ad libitum a comida alta en grasa durante toda la duración del ensayo. La ingesta de comida se evaluó y no cambió significativamente durante el tratamiento (Fig. 22, panel superior izquierdo). El peso corporal se disminuyó significativamente (aproximadamente 10%) en el grupo de ratones tratados con 10 mg/kg de Compuesto A (Fig. 22, panel superior derecho y panel inferior). El grupo de ratones tratados con 10 mg/kg del otro PI3Ki también mostró una tendencia a perder peso. Una mayor dosis de este último PI3Ki (75 mg/kg) fue tan efectiva como 10 mg/kg de Compuesto A. La densitometría con rayos X dual indicó que la pérdida de peso inducida por el Compuesto A fue debida a la pérdida de masa grasa y no a una pérdida de masa magra (Fig. 23, notar que esta figura combina los datos del ensayo actual; es decir, 10 mg/kg de Compuesto A y 10 mg/kg o 75 mg/kg del otro PI3Ki, junto con datos del ensayo anterior, 15 mg/kg de Compuesto A).
Juntos, estos resultados demuestran que el Compuesto A activa la disipación de energía en los adipocitos marrones in vitro y además confirman que el Compuesto A induce la pérdida de peso en ratones obesos sin afectar a la ingesta de alimento o masa magra. Además, estas actividades se comparten con otros PI3Ki no relacionados, demostrando por consiguiente que estos efectos están mediados por la inhibición de PI3K en mamíferos obesos y/o mamíferos que experimentan equilibrio energético positivo.
Los datos de “falta” de actividad de pérdida de peso del Compuesto A en ratones no obesos son importantes (véase la Figura 41). Esta “falta” de efecto es muy importante porque refuerza el concepto de que el inhibidor de PI3K (Compuesto A) solo actúa en el contexto de tensión nutricional por sobrealimentación, es decir, dieta alta en grasas. Este tipo de tensión se conoce por activar el TAM de la misma forma que la tensión térmica (estas son las dos tensiones que activan el TAM, específicamente, la activación de TAM inducida por la dieta e inducida por el frío).
Tabla 1. Mortalidad perinatal de ratones Pten-tg

Tabla 2. Descubrimientos patológicos tras la necropsia e histología


a. HEP: Punto final humanitario; se hace la eutanasia a los ratones después de signos claros de morbilidad y malestar según las Directrices para los puntos finales humanitarios para animales usados en la investigación biomédica (http://dels.nas.edu/global/ilar/Guide). Las jaulas se supervisaron diariamente por personal entrenado. DIC: muerte en la jaula; los ratones se encontraron muertos en sus jaulas sin signos previos de morbilidad. EXP: los ratones se usaron para experimentación.
Tabla 3. Cohortes usadas en curvas de supervivencia
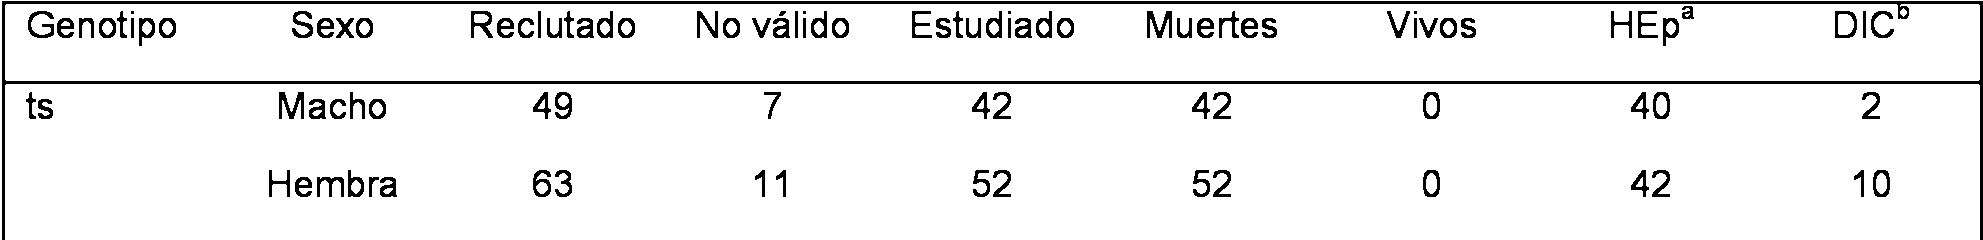

a. HEP: punto final humanitario, se hizo la eutanasia a los ratones después de claros signos de morbilidad y malestar según las Directrices para los puntos finales humanitarios para animales usados en investigación biomédica. Las jaulas se supervisaron diariamente por personal entrenado.
b. DIC: muerte en la jaula; los ratones se encontraron muertos en sus jaulas sin signos previos de morbilidad.
Tabla 4. Ratones “no válidos”

Tabla 5. Comparaciones y riesgos de la prueba de rango logarítmico

Tabla 6. Datos de supervivencia3


a. Todos los datos en meses
b. prueba t de Student
Tabla 7. Análisis de regresión de Coxa

a. FDN: fecha de nacimiento, MAD: madre; PAD: padre. Las variables sexo y genotipo (GEN) se sustituyeron con un conjunto de variables de indicador para indicar la presencia o ausencia de pertenencia a la categoría. B es el coeficiente de regresión no estandarizado y su error estándar (EE), su valor estadístico de la prueba de Wald (Wald), los grados de libertad (gl), y la significancia (Sig ). Exp(B) para la covariable de interés es el cambio predicho de la relación de riesgo para el aumento de una unidad en el indicador y el intervalo de confianza (IC) al 95% para exp(B). n=66 para ts y n=26 para ratones Pten-tg.
Tabla 8. Pruebas de supervivencia media y rango logarítmico con subconjuntos seleccionados aleatoriamente de ratones ts del grupo del mismo tamaño que el grupo correspondiente de ratones Pten-tg
Machos


Tabla 9. Análisis de la covarianza (ANCOVA) usando un Modelo lineal general (MLG) para la relación entre el gasto energético (GE) y las covariables genotipo y peso corporal (PC)a
Machos (ts: n=8, tg: n=8)

Curvas de regresión:
GE 1+d = 8918,64 479,04*(GEN(0,1))+ 286,09*PC; R2 ajustado: 0,7398, valor p: 6,241e-05
GE luz = 3852,40 163,19*(GEN(0,1)) 138,96*PC; R2 ajustado: 0,7079; valor p: 0,0001324
GE oscuridad = 5066,24 315,85*(GEN(0,1)) 147,13*PC; R2 ajustado: 0,6709; valor p: 0,0002874
Hembras (ts: n=8; tg: n=9)


Curvas de regresión:
GE 1+d = 8812,15 499,74*(GEN(0,1)) 384,08*PC; R2 ajustado: 0,8736; valor p: 2,027e-07
GE luz = 3355,83 239,52*(GEN(0,1)) 211,16*PC; R2 ajustado: 0,8654; valor p: 3,135e-07
GE oscuridad = 5456,32 260,22*(GEN(0,1)) 172,91*PC; R2 ajustado: 0,8276; valor p: 1,774e-06
a. La distribución normal de cada variable se evaluó por la prueba de Kolmogorov-Smimov. La igualdad de varianza alrededor de la línea de regresión de cada grupo se confirmó para cada variable usando la prueba F. El análisis de covarianza (ANCOVA) que usa modelos lineales generalizados (MLG) se usaron para comparar el gasto energético total (GEl+d), el GE durante la fase de luz (GEluz), o GE durante la fase de oscuridad (GEoscuridad) entre los ratones tipo salvaje (ts=O) y Pten-tg (tg=l) después del ajuste para el peso corporal (PC). No se encontraron interacciones entre las variables de predicción. Los análisis estadísticos se realizaron con software R (http://www.rproject.org/).
Tabla 10. Secuencias de cebadores usadas en qRT-PCR

Claims (11)
1. Un inhibidor de fosfoinositida 3-quinasa para usar en el tratamiento o prevención de una enfermedad o afección asociada con la expresión del coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) y/o proteína de desacoplamiento 1 (Termogenina/Ucpl) en adipocitos marrones, en el que la enfermedad o afección se selecciona del grupo que consiste en obesidad, una enfermedad o afección asociada a la obesidad (tal como diabetes tipo 2 (comienzo en adultos), alta presión sanguínea, ictus, ataque al corazón, fallo cardiaco, cálculos biliares gota y artritis gotosa, osteoartritis, apnea del sueño y síndrome de Pickwick) y esteatosis.
2. El inhibidor de fosfoinositida 3-quinasa para usar según la reivindicación 1, en el que la enfermedad o afección es una enfermedad o afección asociada con el desequilibrio energético.
3. El inhibidor de fosfoinositida 3-quinasa para usar según la reivindicación 1 o 2 en el que la enfermedad o afección es una enfermedad o afección asociada con el desequilibrio energético positivo.
4. El inhibidor de fosfoinositida 3-quinasa para usar según cualquiera de las reivindicaciones 1-3 en el que la enfermedad o afección es obesidad.
5. El inhibidor de fosfoinositida 3-quinasa para usar según cualquiera de las reivindicaciones 1-4 en el que el inhibidor de fosfoinositida 3-quinasa es:
(a) se selecciona del grupo que consiste en inhibidores de fosfoinositida 3-quinasa de clase I, inhibidores de fosfoinositida 3-quinasa de clase II e inhibidores de fosfoinositida 3-quinasa clase III;
(b) un inhibidor de fosfoinositida 3-quinasa de clase IA o un inhibidor de fosfoinositida 3-quinasa de clase IB;
(c) un inhibidor de fosfoinositida 3-quinasa de clase IA que inhibe la isoforma p110a, isoforma p110p y/o isoforma p1105;
(d) un inhibidor de fosfoinositida 3-quinasa de clase IA que inhibe la isoforma p110a y la isoforma p1105:
(e) un inhibidor de fosfoinositida 3-quinasa de clase IB de la isoforma p110y; y/o
(f) se selecciona del grupo que consiste en wortmanina, demetoxiviridina, LY294002, PX-866, palomida 529, GSK615, IC87114, fosfatasa y homólogo de tensina (Pten), BEZ-235, BKM-120, CAL-101, CAL-263, XL-147, XL-765, GDC-0941, GSK2126458, PBI-05204, PF-4691502, SF-1126 y un compuesto de fórmula I:

en el que:
R2 y R3 independientemente representan:
(i) hidrógeno;
(ii) Q1;
(iii) alquilo C1-12 sustituido opcionalmente por uno o más sustituyentes seleccionados de =O, =S, =N(R10a) y Q2; o R2 o R3 pueden representar un fragmento de fórmula IA,

m representa 0, 1,2, 3, 4, 5 o 6;
cada R15 representa hidrógeno, halo (p.ej. fluoro) o alquilo C1-6 opcionalmente sustituido por uno o más sustituyentes seleccionados de E1; o
los dos grupos R15 pueden unirse para formar (junto con el átomo de carbono necesario al que esos grupos R15 están necesariamente unidos) un anillo (espiro-cíclico) de 3 a 6 miembros, cuyo anillo contiene opcionalmente uno o más dobles enlaces, y contiene opcionalmente un heteroátomo adicional seleccionado de nitrógeno, azufre y oxígeno, y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de E2;
Ra y Rb están unidos, junto con el necesario átomo de nitrógeno al que están necesariamente unidos, para formar un primer grupo cíclico de 3 a 7 miembros, que contienen opcionalmente un heteroátomo adicional seleccionado de nitrógeno, azufre y oxígeno, y cuyo anillo:
(a) está condensado a un segundo anillo que es o bien un grupo heterocicloalquilo saturado de 3 a 7 miembros que contiene uno o cuatro heteroátomos seleccionados de oxígeno, azufre y nitrógeno (preferiblemente oxígeno y nitrógeno), un anillo carbocíclico saturado de 3 a 12 miembros, o un anillo carbocíclico o heterocíclico, insaturado, de 5 a 12 miembros (en que los heteroátomos se seleccionan preferiblemente de azufre y, especialmente, nitrógeno y oxígeno);
(b) comprende un grupo conector -(C(Rx)2)p- y/o -(C(Rx)2)r-O-(C(Rx)2)s- (en el que p es 1 o 2; r es 0 o 1; s es 0 o 1; y cada Rx representa independientemente hidrógeno o alquilo C1-6), uniendo cualquiera de dos átomos no adyacentes del primer anillo de 3 a 7 miembros (es decir, formando una estructura en puente); o
(c) comprende un segundo anillo que es o bien un anillo carbocíclico saturado de 3 a 12 miembros o un grupo heterocicloalquilo saturado de 3 a 7 miembros que contiene uno a cuatro heteroátomos seleccionados de oxígeno y nitrógeno, y cuyo segundo anillo está unido con el primer anillo por medio de un único átomo de carbono común a ambos anillos (es decir, formando un espirociclo),
Todos los grupos cíclicos, definidos por la unión de Ra y Rb, están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O y E3;
R4 representa hidrógeno o un sustituyente seleccionado de halo, -CN, -OR10b, -N(R10b)R11b, -C(O)N(R10b)R11b, -C(O)R10b, alquilo C1-6 y heterocicloalquilo (p.ej. un heterocicloalquilo de 3 a 7 miembros), cuyos últimos dos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E4 y =O;
Pero en los que al menos uno de R2, R3 y R4 representa un sustituyente distinto de hidrógeno;
R5 representa arilo o heteroarilo (los cuales están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E5);
Cada Q1 y Q2 representa independientemente, en cada ocasión que se use en la presente memoria:
Halo, -CN, -NO2 , -N(R10a)R11a, -OR10a, -C(=Y)-R10a, -C(=Y)-OR ,10a ■C(=Y)N(R'ua)R "a, -OC(=Y)-R10a, -OC(=Y)-ORlua, -OC(=Y)N(R10a)R11a, -OS(O)2OR10a, -OP(=Y)(OR10a)(OR11a -OP(OR10a)(OR11a), -N(R12a)C(=Y)R11a, -N(R12a)C(=Y)OR111a -N(R12a)C(=Y)N(R10a)R11a -NR 12aS(O)2R10a, -NR12aS(O)2N(R10a)R11a, -S(O)2N(R10a)R11a, -SC(=Y)R10a, -S(O)2R10a, -SR10a, -S(O)R10a alquilo C1-12, heterocicloalquilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O, =S, =N(R10a) y E6) arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E ); Cada R10a, R11a, R12a, R10b, R11b, R12b representan independientemente, en cada ocasión que se usen en la presente memoria, hidrógeno, alquilo C1-12, heterocicloalquilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =O, =S, =N(R20) y E10), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de E11); o
Cualquier par relevante de R 10a , R 11a y R 12a (por ejemplo, cuando se unen al mismo átomo, átomo adyacente (es decir, relación 1,2) o a átomos que están a dos átomos de distancia, (es decir, en una relación 1,3) y/o cualquier par de R10b y R11b pueden estar unidos para formar (p.ej. junto con el átomo de nitrógeno necesario al que pueden estar unidos) un anillo de 4 a 20 miembros, que contiene opcionalmente uno o más heteroátomos (por ejemplo, además de los que pueden estar ya presentes, p.ej. (un) heteroátomo(s) seleccionados de oxígeno, nitrógeno y azufre), que contiene opcionalmente una o más insaturaciones (preferiblemente, dobles enlaces), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de =O, =S, =N(R20) y E12;
Cada E1, E2, E3, E4, E5, E6, E7, E 10 , E 11 y E 12 representa independientemente, en cada ocasión que se usen en la presente memoria,
(i) Q4;
(ii) alquilo C1-12 sustituido opcionalmente por uno o más sustituyentes seleccionados de =O y Q5; o
Cualquiera de dos grupos E 1 , E 2 , E 3 , E 4 , E 5 , E 6 , E 7 , E 10 , E 11 y E 12 , por ejemplo en grupos alquilo C1-12, p.ej. cuando están unidos al mismo átomo de carbono o carbonos adyacentes o en grupos arilo, p.ej. cuando están unidos a átomos de carbono adyacentes, pueden unirse para formar un anillo de 3 a 12 miembros, que contiene opcionalmente una o más (p.ej. una a tres) insaturaciones (preferiblemente, dobles enlaces), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de =O y J1;
Cada Q4 y Q5 representa independientemente, en cada ocasión que se usen en la presente memoria:
Halo, -CN, -NO2 , -N(R20)R21, -OR20 -C(=Y)-R20, -C(=Y)-OR 2200, -C(=Y)N(R20)R21, -0C(=Y)-R20, -OC(=Y)-OR20, OC(=Y)N(R20)R21, -OS(O)2OR2200, -OP(=Y)(OR20)(OR21), -0P(0R20)(0R21), -N(R22)C(=Y)R2í -N(R22)C(=Y)OR21, N(R22)C(=Y)N(R20)R21, -NR22S(0)2R20, -NR22S(O)2N(R20)R21, -S(O)2N(R20)R2 , -SC(=Y)R20, -S(O)2R20, -s r 20, S(O)R20, alquilo C1-6, heterocicloalquilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =0 y J2), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de J3);
Cada Y representa independientemente, en cada ocasión que se usan en la presente memoria, =0, =S, =NR23 o =N-CN;
Cada R 20 , R 21 , R 22 y R 23 independientemente representan, en cada ocasión que se usan en la presente memoria, hidrógeno, alquilo C1-6, heterocicloalquilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de J4 y =0), arilo o heteroarilo (cuyos dos últimos grupos están opcionalmente sustituidos por uno o más sustituyentes seleccionados de J5); o
Cualquier par relevante de R , R y R , puede (por ejemplo, cuando se unen al mismo átomo, átomo adyacente (es decir, relación 1,2) o a átomos que están a dos átomos de distancia, es decir en una relación 1,3) unirse para formar (p.ej. junto con el átomo de nitrógeno necesario al que pueden estar unidos) un anillo de 4 a 20 (p.ej. 4 a 12) miembros, que contiene opcionalmente uno o más heteroátomos (por ejemplo, además de los que pueden estar ya presentes, p.ej., (un) heteroátomo(s) seleccionado(s) de oxígeno, nitrógeno y azufre), que contiene opcionalmente una o más insaturaciones (preferiblemente, dobles enlaces), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de J6 y =0;
Cada J1, J2, J3, J4, J5 y J6 representa independientemente, en cada ocasión que se usa en la presente memoria: (i) Q7;
(ii) alquilo C1-6 o heterocicloalquilo, los cuales están opcionalmente sustituidos por uno o más sustituyentes seleccionados de =0 y Q8;
Cada Q7 y Q8 representa independientemente en cada ocasión que se usan en la presente memoria:
-CN, o preferiblemente, halo, -N(R50)R51, -0R50, -C(=Ya)-R50, -C(=Ya)-0R50, -C(=Ya)N(R50)R51, -N(R52)C(=Ya)R51, -NR52S(0)2R50, -S(0)2R50, -SR50, -S(0)R50, o alquilo C1-6 , opcionalmente sustituido por uno o más átomos fluoro; Cada Ya representa independientemente, en cada ocasión en que se use en la presente memoria, =0, =S, =NR53 o =N-CN;
Cada R50, R51, R52 y R53 representa independientemente, en cada ocasión en que se use en la presente memoria, hidrógeno o alquilo C1-6 opcionalmente sustituido por uno o más sustituyentes seleccionados de fluoro, -0R60 y -N(R6í )R62; o
Cualquier par relevante de R50, R51 y R52 puede (por ejemplo cuando se unen al mismo átomo o átomos adyacentes) unirse para formar un anillo de 3 a 8 miembros, opcionalmente que contiene uno o más heteroátomos (por ejemplo, además de los que pueden ya estar presentes, heteroátomos seleccionados de oxígeno, nitrógeno y azufre), que contiene opcionalmente una o más insaturaciones (preferiblemente, dobles enlaces), y cuyo anillo está opcionalmente sustituido por uno o más sustituyentes seleccionados de = 0 y alquilo C1-3;
R60, R61 y R62 representan independientemente hidrógeno o alquilo C1-6 opcionalmente sustituidos por uno o más átomos de fluoro;
0 un éster, amida, solvato o sal de los mismos farmacéuticamente aceptables.
6. El inhibidor de fosfoinositida 3-quinasa para usar según cualquiera de las reivindicaciones 1 -5, en el que:
(a) la expresión de coactivador 1-a del receptor gamma activado por proliferadores de peroxisoma (Pgcla) se aumenta está aumentada en los adipocitos marrones;
(b) la expresión de la proteína de desacoplamiento 1 (Termogenina/Ucpl) está aumentada en los adipocitos marrones;
(c) el nivel de homólogo 1 del oncogén vírico timoma murino v-akt activo (Akt/PKB) está disminuido en los adipocitos marrones;
(d) el nivel de proteína forkhead box O1 (FOXO1) activa está aumentada en los adipocitos marrones;
(e) el nivel de proteína forkhead box O3 (FOXO3) activa está aumentada en los adipocitos marrones; y/o
(f) el nivel de Irs1 fosforilado en Ser/Thr está disminuido en los adipocitos blancos.
en comparación con un individuo equivalente distintos que no se ha tratado con el inhibidor de fosfoinositida 3-quinasa.
7. El inhibidor de fosfoinositida 3-quinasa para usar según la reivindicación 6 en el que los adipocitos marrones están situados en el tejido adiposo marrón (TAM) y/o tejido adiposo blanco (TAB).
8. El inhibidor de fosfoinositida 3-quinasa para usar según cualquiera de las reivindicaciones 1-7 en el que el inhibidor de fosfoinositida 3-quinasa se administra en combinación (o bien simultáneamente o consecutivamente) con una medicamento anti-obesidad, por ejemplo, el grupo que consiste en orlistat, sibutramina, rimonabant, metformina, exenatida, pramlintida y lorcaserina.
9. El uso no terapéutico de un inhibidor de fosfoinositida 3-quinasa definido según cualquiera de las reivindicaciones 1-8 para promover la pérdida de peso en un individuo.
10. El uso no terapéutico de un inhibidor de fosfoinositida 3-quinasa definido según cualquiera de las reivindicaciones 1-9 para reducir el envejecimiento por rendimiento en un individuo.
11. El inhibidor de fosfoinositida 3-quinasa definido según cualquiera de las reivindicaciones 1-9 para usar en la reducción del envejecimiento por rendimiento en un individuo.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP10380133A EP2444084A1 (en) | 2010-10-21 | 2010-10-21 | Use of PI3K inibitors for the treatment of obesity |
| PCT/GB2011/051030 WO2012052730A1 (en) | 2010-10-21 | 2011-06-01 | Use of pi3k inibitors for the treatment of obesity, steatosis and ageing |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2704961T3 true ES2704961T3 (es) | 2019-03-20 |
Family
ID=44530008
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES11729141T Active ES2704961T3 (es) | 2010-10-21 | 2011-06-01 | Uso de inhibidores de PI3K para el tratamiento de obesidad, esteatosis y envejecimiento |
Country Status (4)
| Country | Link |
|---|---|
| US (1) | US9993554B2 (es) |
| EP (2) | EP2444084A1 (es) |
| ES (1) | ES2704961T3 (es) |
| WO (1) | WO2012052730A1 (es) |
Families Citing this family (47)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| TWI617559B (zh) | 2010-12-22 | 2018-03-11 | 江蘇恆瑞醫藥股份有限公司 | 2-芳基咪唑并[1,2-b]嗒.2-苯基咪唑并[1,2-a]吡啶,和2-苯基咪唑并[1,2-a]吡衍生物 |
| SG11201401961UA (en) * | 2011-11-01 | 2014-05-29 | Exelixis Inc | N- (3- { [ (3- { [2-chloro-5- (methoxy) phenyl] amino} quinoxalin- 2 -yl) amino] sulfonyl} phe nyl) - 2 -methylalaninamide as phosphatidylinositol 3 - kinase inhibitor for the treatment of lymphoproliferative malignancies |
| GB201120317D0 (en) * | 2011-11-24 | 2012-01-04 | Queen Mary & Westfield College | Screening method |
| US9828379B2 (en) * | 2013-07-03 | 2017-11-28 | Abide Therapeutics, Inc. | Pyrrolo-pyrrole carbamate and related organic compounds, pharmaceutical compositions, and medical uses thereof |
| LT3105218T (lt) | 2014-02-13 | 2019-12-10 | Incyte Corp | Ciklopropilaminai kaip lsd1 inhibitoriai |
| US9527835B2 (en) | 2014-02-13 | 2016-12-27 | Incyte Corporation | Cyclopropylamines as LSD1 inhibitors |
| EP3392244A1 (en) | 2014-02-13 | 2018-10-24 | Incyte Corporation | Cyclopropylamines as lsd1 inhibitors |
| WO2015123424A1 (en) | 2014-02-13 | 2015-08-20 | Incyte Corporation | Cyclopropylamines as lsd1 inhibitors |
| WO2016007722A1 (en) | 2014-07-10 | 2016-01-14 | Incyte Corporation | Triazolopyridines and triazolopyrazines as lsd1 inhibitors |
| WO2016007731A1 (en) | 2014-07-10 | 2016-01-14 | Incyte Corporation | Imidazopyridines and imidazopyrazines as lsd1 inhibitors |
| US9758523B2 (en) | 2014-07-10 | 2017-09-12 | Incyte Corporation | Triazolopyridines and triazolopyrazines as LSD1 inhibitors |
| WO2016007736A1 (en) | 2014-07-10 | 2016-01-14 | Incyte Corporation | Imidazopyrazines as lsd1 inhibitors |
| EA201792205A1 (ru) | 2015-04-03 | 2018-02-28 | Инсайт Корпорейшн | Гетероциклические соединения как ингибиторы lsd1 |
| CN105147696A (zh) * | 2015-07-08 | 2015-12-16 | 李荣勤 | 联合使用盐酸二甲双胍和gdc0941的抗乳腺癌颗粒剂及制备方法 |
| DK3334709T3 (da) | 2015-08-12 | 2025-02-03 | Incyte Holdings Corp | Salte af en lsd1-hæmmer |
| US20170107216A1 (en) | 2015-10-19 | 2017-04-20 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| MD3377488T2 (ro) | 2015-11-19 | 2023-02-28 | Incyte Corp | Compuși heterociclici ca imunomodulatori |
| ES2916874T3 (es) | 2015-12-17 | 2022-07-06 | Incyte Corp | Derivados de N-fenil-piridina-2-carboxamida y su uso como moduladores de la interacción proteína/proteína PD-1/PD-L1 |
| CA3009474A1 (en) | 2015-12-22 | 2017-06-29 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| CA3021678A1 (en) | 2016-04-22 | 2017-10-26 | Incyte Corporation | Formulations of an lsd1 inhibitor |
| ES2906460T3 (es) | 2016-05-06 | 2022-04-18 | Incyte Corp | Compuestos heterocíclicos como inmunomoduladores |
| US10781211B2 (en) | 2016-05-12 | 2020-09-22 | Lundbeck La Jolla Research Center, Inc. | Spirocycle compounds and methods of making and using same |
| EP3464279B1 (en) | 2016-05-26 | 2021-11-24 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| SG11201811414TA (en) | 2016-06-20 | 2019-01-30 | Incyte Corp | Heterocyclic compounds as immunomodulators |
| MA45669A (fr) | 2016-07-14 | 2019-05-22 | Incyte Corp | Composés hétérocycliques utilisés comme immunomodulateurs |
| US20180057486A1 (en) | 2016-08-29 | 2018-03-01 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| JOP20190107A1 (ar) | 2016-11-16 | 2019-05-09 | Lundbeck La Jolla Research Center Inc | مثبطات أحادي أسيل جليسرول ليباز (magl) |
| WO2018119236A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Triazolo[1,5-a]pyridine derivatives as immunomodulators |
| EP4223369A1 (en) | 2016-12-22 | 2023-08-09 | Incyte Corporation | Immunomodulator compounds and methods of use |
| WO2018119221A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Pyridine derivatives as immunomodulators |
| WO2018119286A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Bicyclic heteroaromatic compounds as immunomodulators |
| US10308644B2 (en) | 2016-12-22 | 2019-06-04 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| RU2020107039A (ru) | 2017-08-29 | 2021-09-30 | Лундбекк Ла-Хойя Рисерч Сентер, Инк. | Спироциклические соединения и способы их получения и применения |
| UA126685C2 (uk) | 2017-08-29 | 2023-01-11 | Луннбек Ла-Холья Рісьоч Сенте, Інк. | Сполуки, які є модуляторами magl, і способи їх отримання і застосування |
| SMT202300065T1 (it) | 2018-03-30 | 2023-05-12 | Incyte Corp | Composti eterociclici come immunomodulatori |
| CN112752756B (zh) | 2018-05-11 | 2024-06-25 | 因赛特公司 | 作为PD-L1免疫调节剂的四氢-咪唑并[4,5-c]吡啶衍生物 |
| US10968200B2 (en) | 2018-08-31 | 2021-04-06 | Incyte Corporation | Salts of an LSD1 inhibitor and processes for preparing the same |
| EP3623009A1 (en) * | 2018-09-13 | 2020-03-18 | Fundación del Sector Público Estatal Centro Nacional de Investigaciones Oncológicas Carlos III (F.S.P. CNIO) | Modulation of trf1 for brain cancer treatment |
| TW202115059A (zh) | 2019-08-09 | 2021-04-16 | 美商英塞特公司 | Pd—1/pd—l1抑制劑之鹽 |
| JP7559059B2 (ja) | 2019-09-30 | 2024-10-01 | インサイト・コーポレイション | 免疫調節剤としてのピリド[3,2-d]ピリミジン化合物 |
| EP4058461A1 (en) | 2019-11-11 | 2022-09-21 | Incyte Corporation | Salts and crystalline forms of a pd-1/pd-l1 inhibitor |
| IL302590A (en) | 2020-11-06 | 2023-07-01 | Incyte Corp | Process for preparing PD-1/PD-L1 inhibitor and salts and crystalline forms thereof |
| US11780836B2 (en) | 2020-11-06 | 2023-10-10 | Incyte Corporation | Process of preparing a PD-1/PD-L1 inhibitor |
| US11760756B2 (en) | 2020-11-06 | 2023-09-19 | Incyte Corporation | Crystalline form of a PD-1/PD-L1 inhibitor |
| EP4295849A4 (en) * | 2021-02-16 | 2025-02-19 | Ribotech Co., Ltd. | COMPOUND FOR SUPPRESSION OF DEGRADATION OF MRNA CARRYING NONSENSE CODONS |
| KR102378381B1 (ko) * | 2021-08-23 | 2022-03-24 | 라이보텍(주) | 넌센스-매개 mRNA 분해를 억제하기 위한 화합물 |
| CN113577286A (zh) * | 2021-08-03 | 2021-11-02 | 武汉路加智能系统有限公司 | P110α在制备调控动物能量代谢的试剂中的应用 |
Family Cites Families (19)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4376110A (en) | 1980-08-04 | 1983-03-08 | Hybritech, Incorporated | Immunometric assays using monoclonal antibodies |
| US4486530A (en) | 1980-08-04 | 1984-12-04 | Hybritech Incorporated | Immunometric assays using monoclonal antibodies |
| FR2607813B1 (fr) | 1986-12-05 | 1989-03-31 | Montpellier I Universite | Alkylamino-8 imidazo (1,2-a) pyrazines et derives, leur preparation et leur application en therapeutique |
| US6279011B1 (en) | 1998-06-19 | 2001-08-21 | Network Appliance, Inc. | Backup and restore for heterogeneous file server environment |
| US7566734B2 (en) | 2000-08-01 | 2009-07-28 | Societe De Conseils De Recherches Et D'applications Scientifiques, S.A.S. | Imidazolyl derivatives |
| WO2002060492A1 (en) * | 2001-01-30 | 2002-08-08 | Cytopia Pty Ltd | Methods of inhibiting kinases |
| TWI312347B (en) | 2001-02-08 | 2009-07-21 | Eisai R&D Man Co Ltd | Bicyclic nitrogen-containing condensed ring compounds |
| US20030139427A1 (en) | 2002-08-23 | 2003-07-24 | Osi Pharmaceuticals Inc. | Bicyclic pyrimidinyl derivatives and methods of use thereof |
| AU2003270489A1 (en) * | 2002-09-09 | 2004-03-29 | Cellular Genomics, Inc. | 6-ARYL-IMIDAZO(1,2-a)PYRAZIN-8-YLAMINES, METHOD OF MAKING, AND METHOD OF USE THEREOF |
| US7189723B2 (en) | 2003-02-10 | 2007-03-13 | Cgi Pharmaceuticals, Inc. | Certain 8-heteroaryl-6-phenyl-imidazo[1,2-a]pyrazines as modulators of kinase activity |
| GB0423653D0 (en) | 2004-10-25 | 2004-11-24 | Piramed Ltd | Pharmaceutical compounds |
| EP1928237A4 (en) | 2005-09-02 | 2011-03-09 | Abbott Lab | NEW HETEROCYCLES BASED ON IMIDAZO |
| WO2007096764A2 (en) | 2006-02-27 | 2007-08-30 | Glenmark Pharmaceuticals S.A. | Bicyclic heteroaryl derivatives as cannabinoid receptor modulators |
| PL2041139T3 (pl) | 2006-04-26 | 2012-05-31 | Hoffmann La Roche | Związki farmaceutyczne |
| WO2008059373A1 (es) | 2006-11-17 | 2008-05-22 | Raqualia Pharma Inc. | Vacuna contra la malaria, basada en la subunidad 200l de la proteína msp1 de plasmodium vivax. |
| PE20090365A1 (es) | 2007-06-14 | 2009-04-04 | Schering Corp | Imidazopirazinas como inhibidores de proteina quinasa |
| DE102007032349A1 (de) * | 2007-07-11 | 2009-01-15 | Bayer Healthcare Ag | Imidazo-, Pyrazolopyrazine und Imidazotriazine und ihre Verwendung |
| AU2008345225A1 (en) | 2007-12-21 | 2009-07-09 | University Of Rochester | Method for altering the lifespan of eukaryotic organisms |
| NZ596185A (en) * | 2009-04-16 | 2013-01-25 | Ct Nac Investigaciones Oncologicas Cnio | Imidazopyrazines for use as kinase inhibitors |
-
2010
- 2010-10-21 EP EP10380133A patent/EP2444084A1/en not_active Ceased
-
2011
- 2011-06-01 US US13/880,893 patent/US9993554B2/en active Active
- 2011-06-01 EP EP11729141.9A patent/EP2629771B1/en active Active
- 2011-06-01 ES ES11729141T patent/ES2704961T3/es active Active
- 2011-06-01 WO PCT/GB2011/051030 patent/WO2012052730A1/en not_active Ceased
Also Published As
| Publication number | Publication date |
|---|---|
| US20140154232A1 (en) | 2014-06-05 |
| EP2629771A1 (en) | 2013-08-28 |
| EP2444084A1 (en) | 2012-04-25 |
| WO2012052730A1 (en) | 2012-04-26 |
| US9993554B2 (en) | 2018-06-12 |
| EP2629771B1 (en) | 2018-08-08 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US9993554B2 (en) | Use of P13K Inhibitors for the Treatment of Obesity, Steatosis and ageing | |
| TWI698440B (zh) | 苯并氧氮呯噁唑啶酮化合物及其用途 | |
| ES2872555T3 (es) | Inhibidores de HPK1 y métodos de uso de los mismos | |
| CN101910182B (zh) | 抗癌剂 | |
| JP5997763B2 (ja) | タンパク質キナーゼ阻害剤としての大環状化合物 | |
| ES2670659T3 (es) | Identificación de mutación en LKB1 como un biomarcador predictivo para la sensibilidad a inhibidores de la quinasa TOR | |
| ES2970354T3 (es) | Derivados de pirrolo[2,3-d]pirimidina como inhibidores de Janus quinasas | |
| ES2919024T3 (es) | Composiciones y procedimientos que utilizan las mismas para el tratamiento de enfermedades neurodegenerativas y mitocondriales | |
| JP2021050218A (ja) | チロシンキナーゼ阻害剤を用いる組成物および方法 | |
| ES2944478T3 (es) | 1-etil-7-(2-metil-6-(1H-1,2,4-triazol-3-il)piridin-3-il)-3,4-dihidropirazino[2,3-b]pirazin-2(1H)-ona para tratar el glioblastoma multiforme | |
| BRPI0715196A2 (pt) | Uso de um composto | |
| BR112013004613B1 (pt) | Imidazo[4,5-c]quinolinas como inibidores de dna-pk, seus intermediários e seu processo de preparação, e composição farmacêutica | |
| CN118459413A (zh) | 用于治疗癌症的组合物和方法 | |
| PT2663564E (pt) | Composto de imidazo[4,5-c]quinolin-2-ona e a sua utilização como inibidor dual de quinase pi3/mtor | |
| WO2014062720A2 (en) | Methods of treating cancer | |
| ES2924480T3 (es) | Derivado novedoso de quinazolina | |
| JP2016527274A (ja) | AXL/cMET阻害剤を単独または他の薬剤と組み合わせて用いて各種がんを治療する方法 | |
| BRPI0707718A2 (pt) | uso de um composto | |
| BR112014021519B1 (pt) | Compostos de piperidina ou sais dos mesmos e inibidor seletivo de aurora a, composição farmacêutica, agente antitumoral e agente de potencialização de efeito antitumoral de um agonista de microtúbulos compreendendo os ditos compostos, bem como usos terapêuticos dos ditos composto | |
| CN114246864B (zh) | Csf1r激酶抑制剂及其用途 | |
| WO2017197104A1 (en) | Yap1 inhibitors and methods | |
| ES2344700T3 (es) | Nuevos usos farmaceuticos de derivados de estaurosporina. | |
| KR20200118037A (ko) | 암 또는 염증성 질환들을 치료하기 위한 헤테로비시클릭 카르복시산들 | |
| JP2024016047A (ja) | 転移阻害剤を含む共同治療法 | |
| Chen et al. | Targeting GSDMD JX06 inhibits PANoptosis and multiple organ injury |