ES2758507T3 - Nuevo inhibidor de B-lactamasa y método para producir el mismo - Google Patents
Nuevo inhibidor de B-lactamasa y método para producir el mismo Download PDFInfo
- Publication number
- ES2758507T3 ES2758507T3 ES13796357T ES13796357T ES2758507T3 ES 2758507 T3 ES2758507 T3 ES 2758507T3 ES 13796357 T ES13796357 T ES 13796357T ES 13796357 T ES13796357 T ES 13796357T ES 2758507 T3 ES2758507 T3 ES 2758507T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- formula
- oxo
- carbonyl
- tert
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 *OBC([C@@](CC[C@@](C1)N2OCc3ccccc3)N1C2=O)=O Chemical compound *OBC([C@@](CC[C@@](C1)N2OCc3ccccc3)N1C2=O)=O 0.000 description 28
- QUOAQASBSYHDJY-OLZOCXBDSA-N COC([C@H](CC1)NC[C@@H]1NOCc1ccccc1)=O Chemical compound COC([C@H](CC1)NC[C@@H]1NOCc1ccccc1)=O QUOAQASBSYHDJY-OLZOCXBDSA-N 0.000 description 2
- CDZNTXLXEGFPLP-NEPJUHHUSA-N OC([C@H](CC1)NC[C@@H]1NOCc1ccccc1)=O Chemical compound OC([C@H](CC1)NC[C@@H]1NOCc1ccccc1)=O CDZNTXLXEGFPLP-NEPJUHHUSA-N 0.000 description 2
- DMPKXEJMIIPMBP-QNSVNVJESA-N CC(C)(C)OC(N(C[C@@H](CC1)NOCc2ccccc2)C1C(NOCCNC)=O)=O Chemical compound CC(C)(C)OC(N(C[C@@H](CC1)NOCc2ccccc2)C1C(NOCCNC)=O)=O DMPKXEJMIIPMBP-QNSVNVJESA-N 0.000 description 1
- KZCGKTVKTAVRSH-DVKDBIPTSA-N CC(C)(C)OC(NCCONC([C@H](CC[C@H](C1)C2OCc3ccccc3)N1C2=O)=O)=O Chemical compound CC(C)(C)OC(NCCONC([C@H](CC[C@H](C1)C2OCc3ccccc3)N1C2=O)=O)=O KZCGKTVKTAVRSH-DVKDBIPTSA-N 0.000 description 1
- YJJUEXDKLHCGEM-OLZOCXBDSA-N COC([C@H](CC[C@H](C1)N2OCc3ccccc3)N1C2=O)=O Chemical compound COC([C@H](CC[C@H](C1)N2OCc3ccccc3)N1C2=O)=O YJJUEXDKLHCGEM-OLZOCXBDSA-N 0.000 description 1
- PXAVPMRVZOSRQX-UHFFFAOYSA-N O=C(C(CCC(C1)N2OCc3ccccc3)N1C2=O)NOC(C1)C1(CC1)N1Br Chemical compound O=C(C(CCC(C1)N2OCc3ccccc3)N1C2=O)NOC(C1)C1(CC1)N1Br PXAVPMRVZOSRQX-UHFFFAOYSA-N 0.000 description 1
- FYZWTNFQNQRDSV-JSOIOWGOSA-N OC([C@H](CCC(C1)(C2)C1OCc1ccccc1)N2c1ccccc1)=O Chemical compound OC([C@H](CCC(C1)(C2)C1OCc1ccccc1)N2c1ccccc1)=O FYZWTNFQNQRDSV-JSOIOWGOSA-N 0.000 description 1
- XWEJQFDULSIIKC-AEFFLSMTSA-N OC([C@H](CC[C@H](C1)NOCc2ccccc2)N1c1ccccc1)=O Chemical compound OC([C@H](CC[C@H](C1)NOCc2ccccc2)N1c1ccccc1)=O XWEJQFDULSIIKC-AEFFLSMTSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/08—Bridged systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/40—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil
- A61K31/407—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil condensed with other heterocyclic ring systems, e.g. ketorolac, physostigmine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/415—1,2-Diazoles
- A61K31/4162—1,2-Diazoles condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/427—Thiazoles not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/429—Thiazoles condensed with heterocyclic ring systems
- A61K31/43—Compounds containing 4-thia-1-azabicyclo [3.2.0] heptane ring systems, i.e. compounds containing a ring system of the formula, e.g. penicillins, penems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/4353—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems
- A61K31/437—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems the heterocyclic ring system containing a five-membered ring having nitrogen as a ring hetero atom, e.g. indolizine, beta-carboline
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/439—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom the ring forming part of a bridged ring system, e.g. quinuclidine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/444—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring heteroatom, e.g. amrinone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4523—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems
- A61K31/4545—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring hetero atom, e.g. pipamperone, anabasine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/54—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame
- A61K31/542—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame ortho- or peri-condensed with heterocyclic ring systems
- A61K31/545—Compounds containing 5-thia-1-azabicyclo [4.2.0] octane ring systems, i.e. compounds containing a ring system of the formula:, e.g. cephalosporins, cefaclor, or cephalexine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/54—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame
- A61K31/542—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame ortho- or peri-condensed with heterocyclic ring systems
- A61K31/545—Compounds containing 5-thia-1-azabicyclo [4.2.0] octane ring systems, i.e. compounds containing a ring system of the formula:, e.g. cephalosporins, cefaclor, or cephalexine
- A61K31/546—Compounds containing 5-thia-1-azabicyclo [4.2.0] octane ring systems, i.e. compounds containing a ring system of the formula:, e.g. cephalosporins, cefaclor, or cephalexine containing further heterocyclic rings, e.g. cephalothin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
- C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D211/06—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
- C07D211/36—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D211/60—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F7/00—Compounds containing elements of Groups 4 or 14 of the Periodic Table
- C07F7/02—Silicon compounds
- C07F7/08—Compounds having one or more C—Si linkages
- C07F7/0803—Compounds with Si-C or Si-Si linkages
- C07F7/081—Compounds with Si-C or Si-Si linkages comprising at least one atom selected from the elements N, O, halogen, S, Se or Te
- C07F7/0812—Compounds with Si-C or Si-Si linkages comprising at least one atom selected from the elements N, O, halogen, S, Se or Te comprising a heterocyclic ring
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Organic Chemistry (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Communicable Diseases (AREA)
- Oncology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Hydrogenated Pyridines (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Compuesto, que es un derivado de diazabiciclooctano de fórmula (I) o una sal farmacéuticamente aceptable o un solvato del mismo:**Fórmula** en la que A es -N(Ra)(Rb) o -ORc, en la que Ra 10 y Rb son cada uno independientemente alquilo C1-6 o acilo; y Rc es alquilo C1-6 o heterociclilo; A puede sustituirse con hasta 4 sustituyentes Fn1 seleccionados de alquilo C1-6, =O y -(CH2)n-Rg, en la que n es 0-3 y Rg es heterociclilo; fenilo; heteroarilo, acilo, RdO2S-; Re(Rf)N-, Re(Rf)NCO-, -ORe, -OCORe o un grupo protector seleccionado de trialquilsililo y grupos protectores de tipo carbamato, en la que Rd es alquilo C1-6 o -OM, y Re, Rf son cada uno independientemente H o alquilo C1-6, y Fn1 puede sustituirse adicionalmente; B es -NH o -N(alquil C1-6) ; C es H, bencilo o -SO3M, en la que M representa H, un catión inorgánico o un catión orgánico; y además, Ra y Rb, Rc y B, y Re y Rf pueden unirse juntos para formar un heterociclilo que tiene al menos un átomo de nitrógeno.
Description
DESCRIPCIÓN
Nuevo inhibidor de p-lactamasa y método para producir el mismo
Campo técnico
La presente invención se refiere a un compuesto de diazabicidooctano nuevo. La presente invención también se refiere a un procedimiento para preparar el mismo, y al compuesto para un uso como inhibidor de p-lactamasa en un método de tratamiento de infección bacteriana. La presente invención se refiere además a una composición farmacéutica que comprende el compuesto.
Antecedentes de la técnica
Las penicilinas y cefalosporinas son antibióticos betalactámicos que se usan más amplia y frecuentemente en la clínica. Sin embargo, la adquisición de resistencia a antibióticos betalactámicos por diversos patógenos de manera grave ha tenido un efecto perjudicial sobre el mantenimiento del tratamiento eficaz de infecciones bacterianas. El mecanismo más significativo conocido relacionado con la adquisición de resistencia bacteriana es la producción de p-lactamasas de clase A, C y D que tienen un residuo de serina en el centro activo. Estas enzimas descomponen el antibiótico betalactámico, dando como resultado la pérdida de las actividades antimicrobianas. Las p-lactamasas de clase A hidrolizan de manera preferente las penicilinas mientras que las p-lactamasas de clase C tiene un perfil de sustrato que favorece las cefalosporinas. Como inhibidores de p-lactamasa comercialmente disponibles, se conocen el ácido clavulánico, sulbactam y tazobactam, y estos inhibidores son eficaces principalmente contra p-lactamasa de clase A que produce bacterias, y se usa como una mezcla con un antibiótico de penicilina. Sin embargo, se han notificado 250 tipos o más de p-lactamasas hasta la fecha, y entre ellas, además de la expansión de las plactamasas de clase C así como p-lactamasa de espectro ampliado (BLEA) que pertenecen a las p-lactamasas de clase A y D, las bacterias resistentes adicionales que producen p-lactamasa KPC-2 de clase A que descomponen incluso el carbapenemo como el último recurso para el antibiótico betalactámico se consideran un problema. El desarrollo de un nuevo inhibidor se demanda de manera fuerte ya que los inhibidores comercialmente disponibles no son eficaces contra estas p-lactamasas.
Además, en los últimos años, se encuentran enfermedades infecciosas producidas por las bacterias resistentes mencionadas anteriormente como bacterias patogénicas no solo en una enfermedad infecciosa grave sino también de manera ocasional en una enfermedad infecciosa adquirida en la comunidad, de manera que el desarrollo de un nuevo inhibidor que pueda usarse en combinación con el fármaco de primera opción (por ejemplo, penicilinas o cefalosporinas) en una ciudad se demanda de manera fuerte. Sin embargo, aunque existe un informe de posibles inhibidores y un informe para tratar una enfermedad infecciosa grave, existen solo unos pocos candidatos en desarrollo.
En los últimos años, los documentos US 7.112.592, US 7.612.087 y WO 2009/091856 han divulgado que determinadas clases de derivados de diazabiciclooctano son compuestos prometedores en el tratamiento de enfermedades infecciosas como un antibiótico que no tiene estructura de p-lactama o un inhibidor de p-lactamasa. Como procedimiento para preparar los mismos, además de los documentos mencionados anteriormente, se ha conocido el procedimiento divulgado en el documento WO 2010/126820.
Divulgación de la invención
Problemas que van a resolverse mediante la invención
Los inhibidores de p-lactamasa disponibles actualmente son insuficientes para inhibir el incesante aumento de la plactamasa, y actualmente se han requerido nuevos inhibidores de p-lactamasa para el difícil tratamiento para las enfermedades infecciosas bacterianas producidas por las bacterias resistentes que producen p-lactamasa de clase C, p-lactamasa de espectro ampliado (BLEA) que pertenece a la clase A y D, o KPC-2 de clase A que descompone incluso el carbapenemo como último recurso para el antibiótico betalactámico.
Medios para resolver los problemas
Los presentes inventores han llevado a cabo estudios de investigación sobre un nuevo inhibidor de p-lactamasa eficaz para las bacterias que producen p-lactamasa que producen actualmente los problemas tal como se mencionó anteriormente, particularmente para las p-lactamasas de clase A, clase C y clase D, y como resultado, se ha encontrado un nuevo derivado de diazabiciclooctano de fórmula (I). Se ha encontrado también que el compuesto de la presente invención recupera de manera potente la actividad antimicrobiana de un antibiótico betalactámico contra las bacterias resistentes cuando se usa en combinación con el antibiótico betalactámico.
Además, se ha establecido en el presente documento el método de preparación del compuesto de fórmula (III), que se incluye en la fórmula (I) de la presente invención:

en la que
A es -N(Ra)(Rb) o -ORc, en la que Ra y Rb son cada uno independientemente alquilo C1-6 o acilo; y Rc es alquilo Ci-6 o heterociclilo;
A puede sustituirse con hasta 4 sustituyentes Fn1 seleccionados de alquilo C1.6, =O y - (CH2)n-Rg, en la que n es 0-3 y
Rg es heterociclilo; fenilo; heteroarilo, acilo, RdO2S-; Re(Rf)N-, Re(Rf)NCO-, -ORe, - OCORe o un grupo protector seleccionado de trialquilsililo y grupos protectores de tipo carbamato, en la que
Rd es alquilo C1-6 o -OM, y
Re, Rf son cada uno independientemente H o alquilo C1-6,
y Fn1 puede sustituirse adicionalmente;
B es -NH o -N(alquil C1.6);
C es H, bencilo, o -SO3M, en la que M es H, un catión inorgánico o un catión orgánico; y además, Ra y Rb, Rc y B, y Re y Rf pueden unirse juntos para formar un heterociclilo que tiene al menos un átomo de nitrógeno.
En primer lugar, para la investigación de un método de preparación para obtener el compuesto de fórmula (II), incluso cuando el método en el que se usan un equivalente de fosgeno y una amina tal como se divulga en el documento US. 7.112.592 o US 7.612.087 o el método en el que el compuesto se trata con trifosgeno y se aplica una disolución acuosa de ácido fosfórico al 10% tal como se divulga en el documento WO 2009/133442 o el documento WO 2010/126820 al compuesto de fórmula (IV-c):

en la fórmula anterior (IV-c), Rc y B tienen el mismo significado tal como se define para el compuesto de fórmula (II), y OBn es benciloxilo,
el compuesto de fórmula (IV-c) tiene N-alcoxicarbamoílo que muestra acidez débil en la cadena lateral en la posición 2 , de manera que el compuesto que tiene una estructura de diazabiciclooctano de fórmula (IIa):

en la fórmula anterior (IIa), Rc y B tienen el mismo significado tal como se define para el compuesto de fórmula (II), y OBn es benciloxilo,
puede prepararse solo con un rendimiento muy reducido.
Además, el método divulgado en los documentos WO 2009/133442 o WO 2010/126820 introduce la cadena lateral en la posición 2 en la fase inicial del procedimiento de preparación, que no es tan económico, de manera que el método no es necesariamente eficiente como método de fabricación comercial, y se ha deseado el establecimiento de un procedimiento de preparación que puede industrializarse fácilmente.
Por tanto, los presentes inventores han encontrado los compuestos de fórmula (IV-a2), (IV-a3) o (IV-a4):

en la que TFA es trifluoroacetilo, Boc es terc-butoxicarbonilo, Teoc es 2-trimetilsililetoxicarbonilo y OBn es benciloxilo, como los materiales de partida más útiles, y estudiados encarecidamente para conducirlos a los compuestos de las fórmulas anteriores (IV-c) y (IIa).
Como resultado, en el presente documento se ha establecido el procedimiento para preparar un compuesto de fórmula (III):

en la que Rc, B y M tienen el mismo significado tal como se define para el compuesto de la fórmula anterior (I). Es decir, la presente invención se refiere a un compuesto, que es un derivado de diazabiciclooctano de fórmula (I) o una sal farmacéuticamente aceptable o un solvato del mismo:

en la que
A es -N(Ra)(Rb) o -ORc, en la que Ra y Rb son cada uno independientemente alquilo C1-6 o acilo; y Rc es alquilo C1-6 o heterociclilo;
A puede sustituirse hasta con 4 sustituyentes Fn1 seleccionados de alquilo C1-6, =O y - (CH2)n-Rg, en la que n es 0-3 y
Rg es heterociclilo; fenilo; heteroarilo, acilo, RdO2S-; Re(Rf)N-, Re(Rf)NCO-, -ORe, -OCORe o un grupo protector seleccionado de trialquilsililo y grupos protectores de tipo carbamato, en la que
Rd es alquilo C1-6 o -OM, y
Re, Rf son cada uno independientemente H o alquilo C1-6,
y Fni puede sustituirse adicionalmente;
B es -NH o -N(alquil Ci-a);
C es H, bencilo, o -SO3M, en la que M es H, un catión inorgánico o un catión orgánico; y además, Ra y Rb, Re y B, y Re y Rf pueden unirse juntos para formar un heterociclilo que tiene al menos un átomo de nitrógeno.
Además, la invención se refiere a una composición farmacéutica que comprende el compuesto anterior de la invención y opcionalmente un portador farmacéuticamente aceptable, y también se dirige al compuesto anterior de la invención o la composición farmacéutica anterior para su uso en un método para tratar infección bacteriana.
Además, la invención se refiere a un procedimiento para preparar un compuesto de fórmula (III):

que comprende las etapas de
(iv) retirar el grupo bencilo Bn de un compuesto de fórmula (IIa):

usando un catalizador de hidrogenólisis bajo una atmósfera de hidrógeno para preparar un compuesto de fórmula (IIb):

(v) sulfatar el grupo hidroxilo en la 
(vi) si es necesario, desproteger un grupo protector presente en la cadena lateral -B-O-Rc, y opcionalmente las etapas (i)-(iii) que preceden las etapas anteriores (iv)-(vi): (i)
(i) acoplar un compuesto de fórmula (IV-a) con un compuesto de fórmula RcOBH, usando un éster activo, una amida activa o un agente de deshidratación-condensación para preparar un compuesto de fórmula (IV-b):
(ii) desproteger P1 para preparar un compuesto de fórmula (IV-c):

(Ni) sililar el compuesto en el sistema de reacción, y luego someterlo a reacción de formación de urea intramolecular para preparar un compuesto de fórmula la fórmula anterior (IIa),
en la que en las fórmulas anteriores Rc, B y M son tal como se definen para el compuesto de fórmula (I) anterior, OBn es benciloxilo, y P1 es un grupo protector que puede retirarse mediante un ácido, una base o un agente nucleófilo.
Aún más, la invención se refiere a un procedimiento para preparar un compuesto de fórmula (IIa):

que comprende la etapa de
(iii) sililar un compuesto de fórmula (IV-c)

en el sistema de reacción, y luego someterlo a reacción de formación de urea intramolecular, y opcionalmente las etapas (i) y (ii) que preceden la etapa anterior (iii):
(i) acoplar un compuesto de fórmula (IV-a) con un compuesto de fórmula RCOBH, usando un éster activo, una amida activa o un agente de deshidratación-condensación para preparar un compuesto de fórmula (IV-b):

(ii) desproteger P1 para preparar un compuesto de la fórmula anterior (IV-c),

en la que en las fórmulas anteriores Rc y B son tal como se definen para el compuesto de fórmula (I) anterior, OBn es benciloxilo y P1 es un grupo protector que puede retirarse mediante ácido, una base o un agente nucleófilo. Todavía más, la invención se refiere a un procedimiento para preparar (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de metilo y clorhidrato del mismo, que comprende someter a esterificación metílica ácido (2s ,5S)-5-hidroxipiperidin-2-carboxílico o clorhidrato del mismo, someter a trifluoroacetilación, benciloxiaminación el grupo hidroxilo en la posición 5, y retirar el trifluoroacetilo.
Aún más, la invención se refiere a los compuestos de las siguientes fórmulas:

en las que TFA es trifluoroacetilo, OMe es metoxilo, Boc es terc-butoxicarbonilo, OBn es benciloxilo y Teoc es 2-trimetilsililetoxicarbonilo.
Las realizaciones preferidas de la invención son tal como se definen en las reivindicaciones dependiente adjuntas y/o en la siguiente descripción detallada.
Efectos de la invención
Los nuevos derivados de diazabiciclooctano de fórmula (I) proporcionados por la presente invención muestran actividad inhibidora potente contra diversas clases de p-lactamasas. En particular, muestra actividad inhibidora potente contra p-lactamasas de clase A, clase C y clase D. Más específicamente, muestra actividad inhibidora potente contra p-lactamasa de clase C, p-lactamasa de espectro ampliado (BLEA), y p-lactamasa KPC-2, y actividad antimicrobiana del antibiótico betalactámico existente contra las bacterias que producen estas p-lactamasas resistentes al antibiótico betalactámico pueden recuperarse potencialmente en combinación con el compuesto de esta invención.
Además, el procedimiento para preparar el compuesto de fórmula (III):
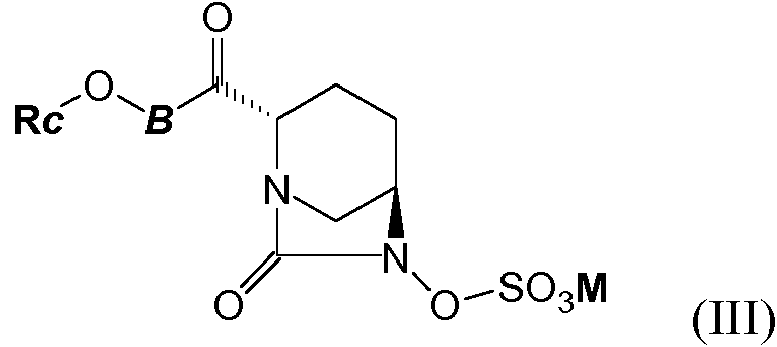
en la que Rc, B y M tienen el mismo significado tal como se define para el compuesto de la fórmula anterior (I), y que se incluye en el compuesto de fórmula (I) proporcionado por la presente invención, es un procedimiento de preparación que tiene mayor utilidad que un procedimiento de preparación para comercialización.
Breve descripción de los dibujos
La figura 1 muestra actividades antibacterianas para 5 cepas de KPC-2 o 3 cepas productoras, K. pneumoniae. La figura 2 muestra actividades antibacterianas para 5 cepas de expresión constitutiva de AmpC, P. aeruginosa. La figura 3 muestra actividades antibacterianas para 5 cepas de expresión constitutiva de AmpC, Enterobacteriaceae.
La figura 4 muestra actividades antibacterianas para 5 cepas de cepa productora de metalo-p-lactamasa de tipo IMP, Enterobacteriaceae.
La figura 5 muestra actividades antibacterianas para 5 cepas de cepa productora de CTX-M-15 (BLEA), E. coli. Modo de llevar a cabo la invención
Tal como se mencionó anteriormente, la presente invención es para proporcionar un nuevo derivado de diazabiciclooctano de fórmula (I), una sal farmacéuticamente aceptable del mismo o un solvato del mismo, y un inhibidor de p-lactamasa que comprende el compuesto de fórmula (I):

en la que
A es -N(Ra)(Rb) o -ORc, en la que Ra y Rb son cada uno independientemente alquilo C1-6 o acilo; y Rces alquilo C1-6 o heterociclilo;
A puede sustituirse con hasta 4 sustituyentes Fn1 seleccionados de alquilo C1-6, =O y - (CH2)n-Rg, en la que n es 0-3 y
Rg es heterociclilo; fenilo; heteroarilo, acilo, RdO2S-; Re(Rf)N-, Re(Rf)NCO-, -ORe, -OCORe o un grupo protector seleccionado de trialquilsililo y grupos protectores de tipo carbamato, en la que
Rd es alquilo C1-6 o -OM, y
Re, Rf son cada uno independientemente H o alquilo C1-6,
y Fn1 puede sustituirse adicionalmente;
B es -NH o -N(alquil C1-6);
C es H, bencilo, o -SO3M, en la que M es H, un catión inorgánico o un catión orgánico; y además, Ra y Rb, Rc y B, y Re y Rf pueden unirse juntos para formar un heterociclilo que tiene al menos un átomo de nitrógeno.
A continuación, se explicarán en detalle los nuevos derivados de diazabiciclooctano de fórmula (I) de la presente invención y un procedimiento para preparar los mismos, un inhibidor de p-lactamasa, y un uso del compuesto de esta invención para el tratamiento de la infección bacteriana, pero la presente invención no está limitada por el alcance de los ejemplos específicos designados.
El término “sal” usado en la presente memoria descriptiva significa una sal farmacéuticamente aceptable, y existe una sal de adición de base que comprende una base inorgánica o una base orgánica, y una sal de adición de ácido que comprende un ácido inorgánico o un ácido orgánico.
El término “catión inorgánico” significa, por ejemplo, un metal alcalino o un metal alcalinotérreo, y el término “catión orgánico” significa una sal de amonio formada a partir de una amina de mono a trisustituida, y una sal de amonio cuaternario formada a partir de una amina tetrasustituida o por anillo heteroaromático sustituido.
Cuando “M” es H y el compuesto de la presente invención tiene un grupo amino, aminas cíclicas o aminas
aromáticas que pueden protonarse en la molécula, el grupo amino, las aminas cíclicas o las aminas aromáticas en la molécula se comportan como una sal de amonio protonada, y puede tomar la forma de una de una sal intramolecular, que también se estima que es una parte del compuesto de la presente invención. Además, cuando “M” es un catión orgánico y está presente en la molécula del compuesto de la presente invención con una sal de amonio cuaternario, puede tomar la forma de una sal intramolecular, que también se estima que es una parte del compuesto de la presente invención.
El término “sustituido” significa que intercambia H en A o en el sustituyente Fn1 y se une con o por el sustituyente Fn1.
El término “A puede sustituirse con de 0 a 4 sustituyentes Fn1, y el sutituyente Fn1 puede sustituirse adicionalmente.” significa que Fn1 que modifica A puede sustituirse adicionalmente con Fn1, y como ejemplos pueden mencionarse A-(Fn1 )0-4, A-(Fn1 )(Fn1 )0-3, A-(Fn1 )2(Fn1 )0-2 y A-(Fn1 )3(Fn1 )0-1.
Como ejemplos específicos del “grupo protector” pueden mencionarse un trialquilsililo y un grupo protector de tipo carbamato, preferiblemente triisopropilsililo, terc-butildimetilsililo, terc-butoxicarbonilo o benciloxicarbonilo, que es un grupo protector para un grupo amino y un grupo hidroxilo divulgado en Protective Groups in Organic Synthesis (T. W. Greene et al., Wiley, Nueva York (1999)).
El disolvente contenido en el “solvato” puede ser agua, metanol, etanol, isopropanol, acetona y metil etil cetona, más preferiblemente agua.
El término “alquilo C1-6” significa un grupo alquilo que tiene de 1 a 6 átomos de carbono, que puede ser lineal, ramificado o cíclico.
El término “acilo” significa formilo, benzoílo, fenilacetilo, alquil C1-6-carbonilo, heterociclil-carbonilo y heteroarilcarbonilo.
El término “heterociclilo” significa un anillo heterocíclico o anillo no aromático saturado monocíclico de 3 a 7 miembros que tiene de 1 a 3 átomo(s) de nitrógeno, átomo(s) de oxígeno y/o átomo(s) de azufre en total.
El término “heteroarilo” significa un anillo heteroaromático monocíclico de 5 a 6 miembros que tiene de 1 a 4 átomo(s) de nitrógeno, átomo(s) de oxígeno y/o átomo(s) de azufre en total.
Los términos “Ra(Rb)N-” y “Re(Rf)N-” significa un grupo amino sustituido con Ra y Rb, o Re y Rf.
El término “RcO-” significa oxilo unido a Rc, es decir, alcoxilo o heterocicliloxilo, y el término “ReO-” significa oxilo unido a Re, es decir, alcoxilo o hidroxilo.
El término “RdO2S-” significa sulfonilo unido a Rd.
El término “Re(Rf)NCO-” significa carbonilo unido a Re(Rf)N-.
El término “ReOCO-” significa carbonilo unido a ReO-.
El término “O=“ significa un grupo oxo.
Como ejemplos específicos de las bases que forman la “sal de adición de base” pueden mencionarse hidróxido de litio, hidróxido de sodio, hidróxido de potasio, hidrogenocarbonato de sodio, hidrogenocarbonato de potasio, carbonato de sodio, carbonato de potasio, carbonato de litio, carbonato de calcio, acetato de sodio, acetato de potasio, citrato de sodio, dihidrogenocitrato de sodio, citrato de tripotasio, dihidrogenocitrato de potasio, amoniaco, metilamina, etilamina, dimetilamina, dietilamina, trimetilamina, trietilamina, N-metilmorfolina, etanolamina y trietanolamina, preferiblemente hidróxido de sodio, hidrogenocarbonato de sodio, carbonato de sodio, acetato de sodio, citrato de sodio, dihidrogenocitrato de sodio y trietanolamina.
Como ejemplos específicos de los ácidos que forman la “sal de adición de ácido” pueden mencionarse ácido clorhídrico, ácido bromhídrico, ácido yodhídrico, ácido sulfúrico, ácido sulfúrico, ácido hemisulfúrico, ácido tiociánico, ácido acético, ácido butírico, ácido propiónico, ácido ciclopentanopropiónico, ácido piválico, ácido heptanoico, ácido hexanoico, ácido 3-fenilpropiónico, ácido undecanoico, ácido láctico, ácido oxálico, ácido malónico, ácido succínico, ácido cítrico, ácido tartárico, ácido málico, ácido maleico, ácido fumárico, ácido adípico, ácido algínico, ácido aspártico, ácido benzoico, ácido diglucónico, ácido nicotínico, ácido pamoico, ácido péctico, ácido glucoheptanoico, ácido glicerofosfórico, ácido bencenosulfónico, ácido tosílico, ácido metanosulfónico, ácido etanosulfónico, ácido canforsulfónico, ácido dodecilsulfúrico, ácido 2 -hidroxietanosulfónico y ácido 2 -naftalenosulfónico, preferiblemente ácido clorhídrico, ácido sulfúrico, ácido acético, ácido láctico, ácido málico, ácido cítrico, ácido metanosulfónico y ácido tosílico.
Los ejemplos específicos del “catión inorgánico” incluyen sodio, potasio, litio y calcio, preferiblemente sodio y potasio.
Los ejemplos específicos del “catión orgánico” incluyen metilamonio, etilamonio, dimetilamonio, dietilamonio, diisopropilamonio, piridinio, trimetilamonio, trietilamonio, ciclohexilamonio, diciclohexilamonio, diisopropiletilamonio, piridinio, tetrametilamonio, tetraetilamonio, tetrabutilamonio, trietilbencilamonio, N,N'-dimetilimidazolio y N-metilpiridinio, preferiblemente piridinio y tetrabutilamonio.
Los ejemplos específicos del “alquilo C1-6” incluyen un grupo alquilo C1-6 tal como metilo, etilo, propilo, isopropilo, butilo, terc-butilo, s-butilo, isobutilo, pentilo, 1,1 -dimetilpropilo, 1,2-dimetilpropilo, neopentilo, 1 -metilbutilo, 2-metilbutilo, isopentilo y hexilo, un grupo cicloalquilo C3-6 tal como ciclopropilo, ciclobutilo, ciclopentilo y ciclohexilo, o un grupo metilo sustituido con un grupo cicloalquilo C3-5 tal como ciclopropilmetilo, ciclobutilmetilo, ciclopentilmetilo, preferiblemente metilo, etilo, propilo, isopropilo, butilo, terc-butilo, ciclopropilo, ciclobutilo, ciclopropilmetilo y ciclobutilmetilo.
Los ejemplos específicos del “heterociclilo” incluyen un grupo derivado de aziridina, oxirano, tiirano, azetidina, oxetano, tietano, pirrolidina, tetrahidrofurano, tetrahidrotiofeno, imidazolidina, oxazolidina, tiazolidina, pirazolidina, piperidina, tetrahidro-2H-pirano, tetrahidro-2H-tiopirano, hexahidropiridazina, piperazina, morfolina, tiomorfolina, 1,2-oxazolidina, 1,2-oxazinano, 1,4-dioxano, 1,2-tiazinano, azepano, oxepano, tiepano, 1,4-diazepano, 1,4-oxazepano, 1.4- tiazepano, 1,2,5-triazepano, 1,4,5-oxadiazepano, 1,2,5-oxadiazepano, 1,4,5-tiadiazepano, 1,5,2-dioxazepano, 1.5.2- oxatiazepano, 3,4-dihidro-2H-pirrol, 4,5-dihidro-1H-pirazol, 4,5-dihidro-1H-imidazol, 4,5-dihidro-1,2-oxazol, 4,5-dihidro-1,3-oxazol, 4,5-dihidro-1,3-tiazol, 2,3,4,5-tetrahidropiridina, 1,2,3,6-tetrahidropirazina, 5,6-dihidro-4H-1,2-oxazina o 3,6-dihidro-2-H-1,4-oxazina, preferiblemente un grupo derivado de azetidina, pirrolidina, tetrahidrofurano, piperidina, tetrahidro-2H-pirano, imidazolidina, oxazolidina, 1,2-oxazolidina, hexahidropiridazina, piperazina, morfolina, 1,2-oxazinano, azepano, 1,4-diazepano o 1,2-oxazepano.
Los ejemplos específicos del grupo protector para el “heterociclilo” al que “se une terc-butoxicarbonilo o benciloxicarbonilo” incluyen un grupo derivado de 1-(terc-butoxicarbonil)azetidina, 1-(terc-butoxicarbonil)pirrolidina, 1,3-di(terc-butoxicarbonil)imidazolidina, 3-(terc-butoxicarbonil)oxazolidina, 1,3-di(terc-butoxicarbonil)pirazolidina, 1-(terc-butoxicarbonil)piperidina, 1,2-di(terc-butoxicarbonil)hexahidropiridazina, 1,4-di(terc-butoxicarbonil)piperazina, 4-(terc-butoxicarbonil)morfolina, 2-(terc-butoxicarbonil)-1,2-oxazolidina, 2-(terc-butoxicarbonil)-1,2-oxazinano, 1-(tercbutoxicarbonil)azepano, 1,4-di(terc-butoxicarbonil)-1,4-diazepano, 1-(benciloxicarbonil)azetidina, 1-(benciloxicarbonil)pirrolidina, 1,3-di(benciloxicarbonil)imidazolidina, 3-(benciloxicarbonil)oxazolidina, 1,3-di(benciloxicarbonil)pirazolidina, 1-(benciloxicarbonil)piperidina, 1,2-di(benciloxicarbonil)hexahidropiridazina, 1,4-di(benciloxicarbonil)piperazina, 4-(benciloxicarbonil)morfolina, 2-(benciloxicarbonil)-1,2-oxazolidina, 2-(benciloxicarbonil)-1,2-oxazinano, 1-(benciloxicarbonil)azepano o 1,4-di(benciloxicarbonil)-1,4-diazepano, y es natural que los ejemplos específicos que tienen el grupo protector anterior se incluyan en los ejemplos específicos que tienen heterociclilo que van a describirse a continuación.
Los ejemplos específicos del “heteroarilo” incluyen un grupo derivado de pirrol, furano, tiofeno, pirazol, imidazol, 1,2-oxazol, 1,3-oxazol, 1,2-tiazol, 1,3-tiazol, 1,2,3-triazol, 1,2,4-triazol, 1,2,3-oxadiazol, 1,3,4-oxadiazol, 1,2,3-tiadiazol, 1.3.4- tiadiazol, tetrazol, piridina, piridazina, pirimidina, pirazina, 1,2,4-triazina o 1,3,5-triazina, preferiblemente un grupo derivado de pirrol, furano, imidazol, oxazol o piridina.
Los ejemplos específicos del grupo protector para el “heteroarilo” al que “se une terc-butoxicarbonilo o benciloxicarbonilo” incluyen un grupo derivado de 1-terc-butoxicarbonilpirrol, 1-terc-butoxicarbonilpirazol, 1-tercbutoxicarbonilimidazol, 1-terc-butoxicarbonil-1,2,3-triazol, 1-terc-butoxicarbonil-1,2,4-triazol, 1-tercbutoxicarboniltetrazol, 1 -benciloxicarbonilpirrol, 1-benciloxicarbonilpirazol, 1-benciloxicarbonilimidazol, 1-benciloxicarbonil-1,2,3-triazol, 1-benciloxicarbonil-1,2,4-triazol o 1-benciloxicarboniltetrazol, y es natural que los ejemplos específicos que tienen en grupo protector anterior se incluyan en los ejemplos específicos que tienen heteroarilo que se van a describir a continuación.
Los ejemplos específicos del “alquil C1-6-carbonilo” incluyen acetilo, propanoílo, butanoílo, isobutanoílo, pentanoílo, 2.2- dimetilpropanoílo, 2-metilbutanoílo, 3-metilbutanoílo, hexanoílo, ciclopropanocarbonilo, ciclobutanocarbonilo, ciclopentanocarbonilo, ciclohexanocarbonilo, 2-ciclopropilacetilo, 2-ciclobutilacetilo y 2-ciclopentilacetilo.
Los ejemplos específicos del “heterociclilcarbonilo” incluyen aziridin-2-il-carbonilo, oxiran-2-il-carbonilo, tiiran-2-ilcarbonilo, azetidin-2-il-carbonilo, azetidin-3-il-carbonilo, oxetan-2-il-carbonilo, oxetan-3-il-carbonilo, tietan-2-ilcarbonilo, tietan-3-il-carbonilo, pirrolidin-2-il-carbonilo, pirrolidin-3-il-carbonilo, tetrahidrofuran-2-il-carbonilo, tetrahidrofuran-3-il-carbonilo, tetrahidrotiofen-2-il-carbonilo, tetrahidrotiofen-3-il-carbonilo, pirazolidin-3-il-carbonilo, pirazolidin-4-il-carbonilo, 1,2-oxazolidin-3-il-carbonilo, 1,2-oxazolidin-4-il-carbonilo, 1,2-oxazolidin-5-il-carbonilo, piperidin-2-il-carbonilo, piperidin-3-il-carbonilo, piperidin-4-il-carbonilo, tetrahidro-2H-piran-2-il-carbonilo, tetrahidro-2H-piran-3-il-carbonilo, tetrahidro-2H-piran-4-il-carbonilo, tetrahidro-2H-tiopiran-2-il-carbonilo, tetrahidro-2H-tiopiran-3-il-carbonilo, tetrahidro-2H-tiopiran-4-il-carbonilo, hexahidropiridazin-3-il-carbonilo, hexahidropiridazin-4-il-carbonilo, piperazin-2-il-carbonilo, morfolin-2-il-carbonilo, morfolin-3-il-carbonilo, tiomorfolin-2-il-carbonilo, tiomorfolin-3-ilcarbonilo, 1,2-oxazinan-3-il-carbonilo, 1,2-oxazinan-4-il-carbonilo, 1,2-oxazinan-5-il-carbonilo, 1,2-oxazinan-6-il
carbonilo, 1,4-dioxan-2-il-carbonilo, 1,2-tiazinan-3-il-carbonilo, 1,2-tiazinan-4-il-carbonilo, 1,2-tiazinan-5-il-carbonilo, 1,2-tiazinan-6-il-carbonilo, azepan-2-il-carbonilo, azepan-3-il-carbonilo, azepan-4-il-carbonilo, oxepan-2-il-carbonilo, oxepan-3-il-carbonilo, oxepan-4-il-carbonilo, tiepan-2-il-carbonilo, tiepan-3-il-carbonilo, tiepan-4-il-carbonilo, 1,4-diazepan-2-il-carbonilo, 1,4-diazepan-5-il-carbonilo, 1,4-diazepan-6-il-carbonilo, 1,4-oxazepan-2-il-carbonilo, 1,4-oxazepan-3-il-carbonilo, 1,4-oxazepan-5-il-carbonilo, 1,4-oxazepan-6-il-carbonilo, 1,4-oxazepan-7-il-carbonilo, 1,4-tiazepan-2-il-carbonilo, 1,4-tiazepan-3-il-carbonilo, 1,4-tiazepan-5-il-carbonilo, 1,4-tiazepan-6-il-carbonilo, 1,4-tiazepan-7-il-carbonilo, 1,2,5-triazepan-3-il-carbonilo, 1,2,5- triazepan-4-il-carbonilo, 1,4,5-oxadiazepan-2-il-carbonilo, 1,4,5-oxadiazepan-3-il-carbonilo, 1,2,5-oxadiazepan-3-il-carbonilo, 1,2,5-oxadiazepan-4-il-carbonilo, 1,2,5-oxadiazepan-6-il-carbonilo, 1,2,5-oxadiazepan-7-il-carbonilo, 1,4,5-tiadiazepan-2-il-carbonilo, 1,4,5-tiadiazepan-3-ilcarbonilo, 1,5,2-dioxazepan-3-il-carbonilo, 1,5,2-dioxazepan-4-il-carbonilo, 1,5,2-dioxazepan-6-il-carbonilo, 1,5,2-dioxazepan-7-il-carbonilo, 1,5,2-oxatiazepan-3-il-carbonilo, 1,5,2-oxatiazepan-4-il-carbonilo, 1,5,2-oxatiazepan-6-ilcarbonilo y 1,5,2-oxatiazepan-7-il-carbonilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos del “heteroarilcarbonilo” incluyen pirrol-2-il-carbonilo, pirrol-3-il-carbonilo, furano-2-ilcarbonilo, furano-3-il-carbonilo, tiofen-2-il-carbonilo, tiofen-3-il-carbonilo, pirazol-3-il-carbonilo, pirazol-4-il-carbonilo, imidazol-2-il-carbonilo, imidazol-4-il-carbonilo, 1,2-oxazol-3-il-carbonilo, 1,2-oxazol-4-il-carbonilo, 1,2-oxazol-5-ilcarbonilo, 1,3-oxazol-2-il-carbonilo, 1,3-oxazol-4-il-carbonilo, 1,3-oxazol-5-il-carbonilo, 1,2-tiazol-3-il-carbonilo, 1,2-tiazol-4-il-carbonilo, 1,2-tiazol-5-il-carbonilo, 1,3-tiazol-2-il-carbonilo, 1,3-tiazol-4-il-carbonilo, 1,3-tiazol-5-il-carbonilo, 1.2.3- triazol-4-il-carbonilo, 1,2,3-oxadiazol-4-il-carbonilo, 1,2,3-oxadiazol-5-il-carbonilo, 1,2,3-tiadiazol-4-il-carbonilo, 1.2.3- tiadiazol-5-il-carbonilo, 1,2,4-triazol-3-il-carbonilo, 1,3,4-oxadiazol-2-il-carbonilo, 1,3,4-tiadiazol-2-il-carbonilo, tetrazol-5-il-carbonilo, piridin-2-il-carbonilo, piridin-3-il-carbonilo, piridin-4-il-carbonilo, piridazin-3-il-carbonilo, piridazin-4-il-carbonilo, pirimidin-2-il-carbonilo, pirimidin-4-il-carbonilo, pirimidin-5-il-carbonilo, pirazin-2-il-carbonilo, 1.2.4- triazin-3-il-carbonilo, 1,2,4-triazin-5-il-carbonilo, 1,2,4-triazin-6-il-carbonilo y 1,3,5-triazin-2-il-carbonilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Al anterior “acilo”, se añade formilo, benzoílo o fenilacetilo, y se prefieren formilo, benzoílo, acetilo, fenilacetilo, propanoílo, butanoílo, 2-metilpropanoílo, 2,2-dimetilpropanoílo, azetidin-2-il-carbonilo, azetidin-3-il-carbonilo, pirrolidin-2-il-carbonilo, pirrolidin-3-il-carbonilo, tetrahidrofuran-3-il-carbonilo, piperidin-2-il-carbonilo, piperidin-3-ilcarbonilo, piperidin-4-il-carbonilo, tetrahidro-2H-piran-2-il-carbonilo, tetrahidro-2H-piran-3-il-carbonilo, tetrahidro-2H-piran-4-il-carbonilo, furano-2-il-carbonilo, 1,3-oxazol-2-il-carbonilo, 1,3-oxazol-4-il-carbonilo, piridin-2-il-carbonilo, piridin-3-il-carbonilo y piridin-4-il-carbonilo.
Los ejemplos específicos de Re(Rf)N- incluyen amino, metilamino, etilamino, propilamino, isopropilamino, butilamino, terc-butilamino, s-butilamino, isobutilamino, pentilamino, 1,1-dimetilpropilamino, 1,2-dimetilpropilamino, neopentilamino, 1-metilbutilamino, 2-metilbutilamino, isopentilamino, hexilamino, N,N-dimetilamino, N,N-dietilamino, N,N-dipropilamino, N,N-di(isopropil)amino, N,N-dibutilamino, N,N-di(terc-butil)amino, N,N-di(s-butil)amino, N,N-di(isobutil)amino, N,N-dipentilamino, N,N-di(1,1-dimetilpropil)amino, N,N-di(1,2-dimetilpropil)amino, N,N-di(neopentil)amino, N,N-di(1-metilbutil)amino, N,N-di(2-metilbutil)amino, N,N-di(isopentil)amino y N,N-di(hexil)amino, preferiblemente amino, metilamino, etilamino, propilamino, isopropilamino, N,N-dimetilamino y N,N-dietilamino. Es natural que los ejemplos específicos anteriores incluyan los protegidos por terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos de Re(Rf)NCO- incluyen aminocarbonilo, metilaminocarbonilo, etilaminocarbonilo, propilaminocarbonilo, isopropilaminocarbonilo, butilaminocarbonilo, terc-butilaminocarbonilo, s-butilaminocarbonilo, isobutilaminocarbonilo, pentilaminocarbonilo, 1,1-dimetilpropilaminocarbonilo, 1,2-dimetilpropilaminocarbonilo, neopentilaminocarbonilo, 1-metilbutilaminocarbonilo, 2-metilbutilaminocarbonilo, isopentilaminocarbonilo, hexilaminocarbonilo, N,N-dimetilaminocarbonilo, N,N-dietilaminocarbonilo, N,N-dipropilaminocarbonilo, N,N-di(isopropil)aminocarbonilo, N,N-dibutilaminocarbonilo, N,N-di(terc-butil)aminocarbonilo, N,N-di(sbutil)aminocarbonilo, N,N-di(isobutil)aminocarbonilo, N,N-dipentilaminocarbonilo, N,N-di(1,1-dimetilpropil)aminocarbonilo, N,N-di(1,2-dimetilpropil) aminocarbonilo, N,N-di(neopentil)aminocarbonilo, N,N-di(1-metilbutil)aminocarbonilo, N,N-di(2-metilbutil)aminocarbonilo y N,N-di(isopentil)aminocarbonilo, que se derivan de los ejemplos específicos de Re(Rf)N anteriormente descritos, preferiblemente dimetilaminocarbonilo o dietilaminocarbonilo.
Los ejemplos específicos de ReO- incluyen hidroxilo, metoxilo, etoxilo, propoxilo, isopropoxilo, butoxilo, terc-butoxilo, s-butoxilo, isobutoxilo, pentoxilo, 1,1 -dimetilpropoxilo, 1,2-dimetilpropoxilo, neopentoxilo, 1-metilbutoxilo, 2-metilbutoxilo, isopentoxilo, hexiloxilo, benciloxilo, ciclopropoxilo, ciclobutoxilo, ciclopentiloxilo, ciclohexiloxilo, ciclopropilmetoxilo, ciclobutilmetoxilo y ciclopentilmetoxilo, preferiblemente hidroxilo, metoxilo, etoxilo, propoxilo, isopropoxi, terc-butoxilo, ciclopropoxilo y ciclobutilmetoxilo. Es natural que el hidroxilo anterior incluya aquellos a los que se une triisopropilsililo incluido en trialquilsililoxilo como grupo protector.
Los ejemplos específicos de ReOCO- incluyen metoxicarbonilo, etoxicarbonilo, propoxicarbonilo, isopropoxicarbonilo, butoxicarbonilo, terc-butoxicarbonilo, s-butoxicarbonilo, isobutoxicarbonilo, pentoxicarbonilo, 1,1-dimetilpropoxicarbonilo, 1,2-dimetilpropoxicarbonilo, neopentoxicarbonilo, 1-metilbutoxicarbonilo, 2metilbutoxicarbonilo, isopentoxicarbonilo y hexiloxicarbonilo, que se derivan de los ejemplos específicos de ReO-descritos anteriormente, preferiblemente metoxicarbonilo, etoxicarbonilo, terc-butoxicarbonilo, y benciloxicarbonilo metoxicarbonilo sustituido con fenilo que se define por Fn1.
Los ejemplos específicos de RdO2S- incluyen metilsulfonilo, etilsulfonilo, propilsulfonilo, isopropilsulfonilo, butilsulfonilo, terc-butilsulfonilo, s-butilsulfonilo, isobutilsulfonilo, pentilsulfonilo, 1,1-dimetilpropilsulfonilo, 1,2-dimetilpropilsulfonilo, neopentilsulfonilo, 1-metilbutilsulfonilo, 2-metilbutilsulfonilo, isopentilsulfonilo, hexilsulfonilo, ciclopropanosulfonilo, ciclobutanosulfonilo, ciclopentilsulfonilo, ciclohexilsulfonilo, ciclopropilmetanosulfonilo, ciclobutilmetanosulfonilo y ciclopentilmetanosulfonilo, preferiblemente sulfoxilo y metanosulfonilo.
Entre los ejemplos específicos de Ra(Rb)N- que comprenden los alquilo C1-6 , acilo y Re(Rf)N- anteriores, se prefieren N,N-dimetilamino, N,N-dietilamino, N,N-di(isopropil)amino. Además, los ejemplos específicos en el caso en el que Ra y Rb de Ra(Rb)N- se unen para formar un heterociclilo incluyen azetidin-1-ilo, pirrolidin-1-ilo, piperidin-1-ilo, azepan-1-ilo, 2-oxoazetidin-1-ilo, 2-oxopirrolidin-1-ilo, 2-oxopiperidin-1-ilo, 2-oxoazepan-1-ilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Entre los ejemplos específicos de alcoxilo C1-6 ejemplificado por los ejemplos específicos de los ReO- y RcO-anteriores que van a obtenerse a partir de heterociclilo, se prefieren metoxilo, etoxilo, propoxilo, isopropoxilo, ciclobutilmetoxilo, azetidin-3-iloxilo, oxetan-3-iloxilo, tietan-3-iloxilo, pirrolidin-3-iloxilo, tetrahidrofuran-3-iloxilo, tetrahidrotiofen-3-iloxilo, pirazolidin-4-iloxilo, piperidin-3-iloxilo, piperidin-4-iloxilo, tetrahidro-2H-piran-3-iloxilo, tetrahidro-2H-piran-4-iloxilo, tetrahidro-2H-tiopiran-3-iloxilo, tetrahidro-2H-tiopiran-4-iloxilo, hexahidropiridazin-4-iloxilo, 1,2-oxazolidin-4-iloxilo, 1,2-oxazinan-4-iloxilo, 1,2-oxazinan-5-iloxilo, 1,2-tiazinan-4-iloxilo, 1,2-tiazinan-5-iloxilo, azepan-3-iloxilo, azepan-4-iloxilo, oxepan-3-iloxilo, oxepan-4-iloxilo, tiepan-3-iloxilo, tiepan-4-iloxilo, 1,4-diazepan-6-iloxilo, 1,4-oxazepan-6-iloxilo y 1,4-tiazepan-6-iloxilo. Además, en RcO-B-, los ejemplos específicos de heterociclilo formado por la unión del anillo Rc y B incluyen 1,2-oxazolidina, 1,2-oxazinano y 1,2-oxazepano. Es natural que los ejemplos específicos incluyan a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
A continuación, los ejemplos específicos en el caso en el que alquilo C1-6, acilo o heterociclilo que forman los Ra(Rb)N- o RcO- anteriores se sustituye con alquilo C1-6, O=, Rg-(CH2)0-3-, heterociclilo, fenilo, heteroarilo, acilo, RdO2S-, Re(Rf)N-, Re(Rf)NCO-, ReO- y ReOCO-, que se define por Fn1, o por un grupo protector se describirán en detalle mediante los ejemplos representativos, pero es natural que los ejemplos no se limiten al alcance de los ejemplos específicos que se ilustran.
El ejemplo específico de alquilo C1-6 sustituido con amino (H2N-) que es un ejemplo representativo de Re(Rf)N-incluye 2-aminoetilo, 2-aminopropilo, 3-aminopropilo, 2-amino-1-metiletilo, 2-aminobutilo, 3-aminobutilo, 4-aminobutilo, 2-amino-1,1-dimetiletilo, 2-amino-1-metilpropilo y 3-amino-2-metilpropilo. Es natural que a los que se une un terc-butoxicarbonilo o benciloxicarbonilo protector que se incluye en ReOCO- se incluya en los ejemplos específicos anteriores.
Además, el CH2 al que se une amino en 2-aminoetilo en los ejemplos específicos anteriores se sustituye con O= (oxo) para obtener un derivado de aminocarbonilalquilo incluido en Re(Rf)NCO- incluye, por ejemplo, 2-(amino)-2-oxoetilo, 2-(metilamino)-2-oxoetilo, 2-(etilamino)-2-oxoetilo, 2-oxo-2-(propilamino)etilo, 2-(isopropilamino)-2-oxoetilo, 2-(terc-butilamino)-2-oxoetilo y 2-(isobutilamino)-2-oxoetilo.
Además, los ejemplos específicos en los que el derivado de 2-aminoetilo anterior se sustituye con metilsulfonilo como ejemplo representativo de RdO2S-, acetilo como ejemplo representativo de acilo o carbamoílo (H2NCO-) como ejemplo representativo de Re(Rf)NCO- incluyen 2-(metilsulfonilamino)etilo, 2-(metilsulfonilamino)propilo, 3-(metilsulfonilamino)propilo, 2-(metilsulfonilamino)-1-metiletilo, 2-(metilsulfonilamino)butilo, 3-(metilsulfonilamino)butilo, 4-(metilsulfonilamino)butilo, 2-(metilsulfonilamino)-1,1-dimetiletilo, 2-(metilsulfonilamino)-1-metilpropilo, 3-(metilsulfonilamino)-2-metilpropilo, 2-(acetilamino)etilo, 2-(acetilamino)propilo, 3-(acetilamino)propilo, 2-(acetilamino)-1-metiletilo, 2-(acetilamino)butilo, 3-(acetilamino)butilo, 4-(acetilamino)butilo, 2-(acetilamino)-1,1-dimetiletilo, 2-(acetilamino)-1-metilpropilo, 3-(acetilamino)-2-metilpropilo, 2-(carbamoilamino)-etilo, 2-(carbamoilamino)propilo, 3-(carbamoilamino)propilo, 2-(carbamoilamino)-1-metiletilo, 2-(carbamoilamino)butilo, 3-(carbamoilamino)butilo, 4-(carbamoilamino)-butilo, 2-(carbamoilamino)-1,1-dimetiletilo, 2-(carbamoilamino)-1-metilpropilo y 3-(carbamoilamino)-2-metilpropilo.
Los ejemplos específicos en los que alquilo C1-6 se sustituye con hidroxilo (HO-) como ejemplo representativo de ReO incluyen 2-hidroxietilo, 2-hidroxipropilo, 3-hidroxipropilo, 2-hidroxi-1 -metiletilo, 2-hidroxibutilo, 3-hidroxibutilo, 4-hidroxibutilo, 1,1-dimetil-2-hidroxietilo, 2-hidroxi-1 -metilpropilo y 3-hidroxi-2-metilpropilo. Es natural que los ejemplos específicos anteriores incluyan aquellos en los que se protege el hidroxilo portriisopropilsililo incluido en trialquilsililo. El ejemplo específico en el caso en el que etilo como ejemplo representativo de alquilo C1-6 se sustituye con metilsulfonilo como el ejemplo representativo de RdO2S- incluye 2-(metilsulfonil)etilo.
Los ejemplos específicos de alquil Ci-6-carbonilo, fenilacetilo o benzoílo sustituidos con amino (H2N-) como el ejemplo representativo de Re(Rf)N- incluyen 2-aminoacetilo, 2-aminopropanoílo, 3-aminopropanoílo, 2-aminobutanoílo, 3-aminobutanoílo, 4-aminobutanoílo, 3-amino-2-metilpropanoílo, 2-(2-aminofenil)acetilo, 2-(3-aminofenil)-acetilo, 2-(4-aminofenil)acetilo, 2-[2-(aminometil)fenil]acetilo, 2-[3-(aminometil)fenil]acetilo, 2-[4-(aminometil)fenil]acetilo, 2-aminobenzoílo, 3-aminobenzoílo, 4-aminobenzoílo, 2-(aminometil)benzoílo, 3-(aminometil)benzoílo y 4-(aminometil)benzoílo. Es natural que aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector se incluyan como ejemplo específico.
Los ejemplos específicos de alquil C1-6-carbonilo, fenilacetilo, benzoílo sustituido con hidroxilo (HO-) como el ejemplo representativo de ReO- incluyen 2-hidroxiacetilo, 2-hidroxipropanoílo, 3-hidroxipropanoílo, 2-hidroxibutanoílo, 3-hidroxibutanoílo, 4-hidroxibutanoílo, 3-hidroxi-2-metilpropanoílo, 2-(2-hidroxifenil)acetilo, 2-(3-hidroxifenil) acetilo, 2-(4-hidroxifenil)acetilo, 2-hidroxibenzoílo, 3-hidroxibenzoílo y 4-hidroxibenzoílo. Es natural que en los que se protege hidroxilo portriisopropilsililo incluido en trialquilsililo se incluyan en los ejemplos específicos anteriores.
Los ejemplos específicos en los que metilo o etilo como el ejemplo representativo de alquilo C1-6 se sustituye con heterociclilo incluyen azetidin-2-il-metilo, azetidin-3-il-metilo, pirrolidin-2-il-metilo, pirrolidin-3-il-metilo, tetrahidrofuran-3-il-metilo, tetrahidrotiofen-3-il-metilo, pirazolidin-4-il-metilo, 1,2-oxazolidin-3-il-metilo, piperidin-2-il-metilo, piperidin-3-il-metilo, piperidin-4-il-metilo, tetrahidro-2H-piran-4-il-metilo, tetrahidro-2H-tiopiran-4-il-metilo, hexahidropiridazin-4-ilmetilo, piperazin-2-il-metilo, 1,2-oxazinan-3-il-metilo, morfolin-2-il-metilo, morfolin-3-il-metilo, tiomorfolin-2-il-metilo, tiomorfolin-3-il-metilo, azepan-2-il-metilo, azepan-4-il-metilo, oxepan-2-il-metilo, oxepan-4-il-metilo, 1,4-diazepan-2-ilmetilo, 1,4-diazepan-6-il-metilo, 2-(azetidin-1-il)etilo, 2-(pirrolidin-1-il)etilo, 2-(pirazolidin-1-il)etilo, 2-(piperidin-1-il)etilo, 2-(hexahidropiridazin-1-il)etilo, 2-(piperazin-1-il)etilo, 2-(morfolin-4-il)etilo, 2-(tiomorfolin-4-il)etilo, 2-(1,2-oxazolidin-2-il)etilo, 2-(1,2-oxazinan-2-il)etilo, 2-(azepan-1-il)etilo y 2-(1,4-diazepan-1-il)etilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Además, los ejemplos específicos en los que etilo del derivado de heterociclil-etilo anterior se sustituye adicionalmente con O=(oxo) para formar aminocarbonilo incluido en Re(Rf)NCO- incluyen 2-(azetidin-1-il)-2-oxoetilo, 2-oxo-(pirrolidin-1-il)etilo, 2-oxo-(pirazolidin-1-il)etilo, 2-oxo-(piperidin-1-il)etilo, 2-(hexahidropiridazin-1-il)-2-oxoetilo, 2-oxo-(piperazin-1-il)etilo, 2-(morfolin-4-il)-2-oxoetilo, 2-oxo-(tiomorfolin-4-il)etilo, 2-(1,2-oxazolidin-2-il)-2-oxoetilo, 2-(1,2-oxazinan-2-il)-2-oxoetilo, 2-(azepan-1-il)-2-oxoetilo y 2-(1,4-diazepan-1-il)-2-oxoetilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos en los que, entre Re(Rf)NCO-, Re y Rf sustituidos con Fn1 se unen para formar un heterociclilo incluyen azetidin-1-il-carbonilo, pirrolidin-1-il-carbonilo, 1,2-oxazolidin-2-il-carbonilo, pirazolidin-1-ilcarbonilo, piperidin-1-il-carbonilo, hexahidropiridazin-1-il-carbonilo, piperazin-1-il-carbonilo, morfolin-4-il-carbonilo, tiomorfolin-4-il-carbonilo, 1,2-oxazinan-2-il-carbonilo, azepan-1-il-carbonilo y 1,4-diazepan-1-il-carbonilo.
Los ejemplos específicos en el caso en el que metilo o etilo como el ejemplo representativo de alquilo C1-6 se sustituye con heteroarilo incluyen pirrol-2-il-metilo, furano-2-il-metilo, pirazol-3-il-metilo, pirazol-4-il-metilo, imidazol-2-il-metilo, imidazol-4-il-metilo, 1,2-oxazol-3-il-metilo, 1,3-oxazol-2-il-metilo, 1,3-oxazol-4-il-metilo, 1,3-tiazol-2-il-metilo, 1,3-tiazol- 4-il-metilo, 1,2,3-triazol-4-il-metilo, 1,2,3-oxadiazol-4-il-metilo, 1,2,4-triazol-3-il-metilo, 1,3,4-oxadiazol-2-ilmetilo, tetrazol-5-il-metilo, piridin-2-il-metilo, piridin-3-il-metilo, piridin-4-il-metilo, piridazin-3-il-metilo, piridazin-4-ilmetilo, pirimidin-2-il-metilo, pirimidin-4-il-metilo, pirazin-2-il-metilo, 1,2,4-triazin-3-il-metilo, 1,2,4-triazin-5-il-metilo, 1,3,5-triazin-2-il-metilo, 2-(pirrol-1-il)etilo, 2-(pirazol-1-il)etilo, 2-(imidazol-1-il)etilo, 2-(1,2,3-triazol-1-il)etilo, 2-(1,2,4-triazol-4-il)etilo y 2-(tetrazol-1-il)etilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos en los que el heterociclilo se sustituye con metilo como el ejemplo representativo de alquilo C1-6 incluyen 1-metilazetidina, 3-metilazetidina, 1 -metilpirrolidina, 3-metilpirrolidina, 1-metilimidazolidina, 3-metiloxazolidina, 1 -metilpirazolidina, 1 -metilpiperidina, 4-metilpiperidina, 2-metiltetrahidro-2H-pirano, 4-metiltetrahidro-2H-pirano, 1-metilpiperazina, 1,4-dimetilpiperazina, 4-metilmorfolina, 4-metil-tiomorfolina, 1-metilazepano, 1-metil-1,4-diazepano y 1,4-dimetil-1,4-diazepano. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos de heterociclilo sustituido con O= (oxo) incluyen 2-oxoazetidina, 2-oxopirrolidina, 3-oxopirazolidina, 2-oxoimidazolidina, 3-oxo-1,2-oxazolidina, 2-oxooxazolidina, 2-oxopiperidina, 3-oxohexahidropiridazina, 2-oxopiperazina, 3-oxomorfolina, 3-oxo-1,2-oxazinano, 2-oxoazepano, 2-oxo-1,4-diazepano y 5-oxo-1,4-diazepano.
Los ejemplos específicos en el caso en el que se sustituye etilo como el ejemplo representativo de alquilo C1-6 descrito anteriormente con heterociclilo y además el heterociclilo se sustituye con O= (oxo) incluyen 2-(2-oxoazetidin-1-il)etilo, 2-(2-oxopirrolidin-1-il)etilo, 2-(2-oxoimidazolidin-3-il)etilo, 2-(2-oxooxazolidin-3-il)etilo, 2-(3-oxopirazolidin-1-il)etilo, 2-(2-oxopiperidin-1-il)etilo, 2-(3-oxo-hexahidropiridazin-1-il)etilo, 2-(2-oxopiperazin-1-il)etilo, 2-(3-oxomorfolin-4-il)etilo, 2-(3-oxo-1,2-oxazolidin-2-il)etilo, 2-(3-oxo-1,2-oxazinan-2-il)etilo, 2-(2-oxoazepan-1-il)etilo,
2-(2-oxo-1,4-diazepan-1-il)etilo y 2-(5-oxo-1,4-diazepan-1-il)etilo.
Los ejemplos específicos del heterociclil-carbonilo en los que el heterociclilo se sustituye con O= (oxo) incluyen 4-oxoazetidin-2-il-carbonilo, 5-oxopirrolidin-2-il-carbonilo, 2-oxoimidazolidin-4-il-carbonilo, 2-oxooxazolidin-4-ilcarbonilo, 5-oxopirazolidin-3-il-carbonilo, 6-oxopiperidin-2-il-metilo, 2-oxopiperidin-4-il-carbonilo, 6-oxohexahidropiridazin-3-il-carbonilo, 3-oxo-hexahidropiridazin-4-il-carbonilo, 5-oxopiperazin-2-il-carbonilo, 6-oxopiperazin-2-il-carbonilo, 5-oxomorfolin-2-il-carbonilo, 5-oxomorfolin-3-il-carbonilo, 3-oxotiomorfolin-2-il-carbonilo, 5-oxotiomorfolin-3-il-carbonilo, 7-oxoazepan-2-il-carbonilo, 2-oxoazepan-4-il-carbonilo, 7-oxo-1,4-diazepan-2-ilcarbonilo y 2-oxo-1,4-diazepan-6-il-carbonilo. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos de heterociclilo sustituido con (H2N-) como ejemplo representativo de Re(Rf)N incluyen un grupo derivado de 3-aminoazetidina, 3-aminopirrolidina, 3-amino-tetrahidrofurano, 3-amino-tetrahidrotiofeno, 4-aminopirazolidina, 4-aminopiperidina, 4-amino-tetrahidro-2H-pirano, 4-aminotetrahidro-2H-tiopirano, 4-aminohexahidropiridazina, 4-amino-1,2-oxazolidina, 4-amino-1,2-oxazinano, 4-aminoazepano, 4-aminooxepano o 6-amino-1.4- diazepano. Es natural que los ejemplos específicos anteriores incluyan aquellos a los que se une tercbutoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos de heterociclilo sustituido con hidroxilo (HO-) como ejemplo representativo de ReO-incluyen un grupo derivado de 3-hidroxiazetidina, 3-hidroxipirrolidina, 4-hidroxipirazolidina, 4-hidroxitetrahidrofurano, 4-hidroxitetrahidrotiofeno, 3-hidroxipiperidina, 4-hidroxipiperidina, 4-hidroxitetrahidro-2H-tiopirano, 4-hidroxihexahidropiridazina, 4-hidroxi-1,2-oxazolidina, 4-hidroxi-1,2-oxazinano, 4-hidroxiazepano o 6-hidroxi-1,4-diazepano. Es natural que los ejemplos específicos anteriores incluyan aquellos en los que se protege el hidroxilo portriisopropilsililo, el heterociclilo se protege por terc-butoxicarbonilo o benciloxicarbonilo.
Los ejemplos específicos de heteroarilo sustituido con metilo como ejemplo representativo de alquilo C1-6 incluyen un grupo derivado de 1 -metilpirrol, 2-metilpirrol, 3-metilpirrol, 1-metilpirazol, 3-metilpirazol, 4-metilpirazol, 2-metilimidazol, 4-metilimidazol, 4-metil-1,2-oxazol, 5-metil-1,2-oxazol, 2-metil-1,3-oxazol, 4-metil-1,3-oxazol, 5-metil-1,3-oxazol, 1-metil-1,2,3-triazol, 4-metil-1,2,3-triazol, 1-metil-1,2,4-triazol, 3-metil-1,2,4-triazol, 1-metiltetrazol, 5-metiltetrazol, 2-metil-1,3,4-oxadiazol, 2-metilpiridina, 3-metilpiridina, 4-metilpiridina, 3-metilpiridazina, 4-metilpiridazina, 2-metilpirimidina, 4-metilpirimidina, 2-metilpirazina, 3-metil-1,2,4-triazina, 5-metil-1,2,4-triazina, 6-metil-1,2,4-triazina o 2-metil-1,3,5-triazina. Es natural que los ejemplos específicos incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos de heteroarilo sustituido con amino (H2N-) como ejemplo representativo de Re(Rf)N-incluyen un grupo derivado de 2-aminopirrol, 3-aminopirrol, 2-aminofuran, 3-aminofurano, 3-aminopirazol, 4-aminopirazol, 2-aminoimidazol, 3-amino-1,2-oxazol, 2-amino-1,3-oxazol, 2-aminotiazol, 4-amino-1,2,3-triazol, 3-amino-1,2,4-triazol, 2-amino-1,3,4-tiadiazol, 5-aminotetrazol, 2-amino-1,3,4-oxadiazol, 2-aminopiridina, 3-aminopiridazina, 2-aminopirimidina, 3-amino-1,2,4-triazina o 2-amino-1,3,5-triazina. Es natural que los ejemplos específicos incluyan aquellos a los que se une terc-butoxicarbonilo o benciloxicarbonilo como grupo protector.
Los ejemplos específicos de heteroarilo sustituido con hidroxilo (OH-) como ejemplo representativo de ReO- incluyen un grupo derivado de 2-hidroxipirrol, 3-hidroxipirrol, 2-hidroxifurano, 3-hidroxifurano, 3-hidroxipirazol, 4-hidroxipirazol, 2-hidroxiimidazol, 3-hidroxi-1,2-oxazol, 2-hidroxi-1,3-oxazol, 2-hidroxitiazol, 4-hidroxi-1,2,3-triazol, 3-hidroxi-1,2,4-triazol, 5-hidroxitetrazol, 2-hidroxi-1,3,4-oxadiazol, 2-hidroxipiridina, 3-hidroxipiridazina, 2-hidroxipirimidina, 3-hidroxi-1.2.4- triazina o 2-hidroxi-1,3,5-triazina. Es natural que los ejemplos específicos incluyan aquellos en los que se protege hidroxilo portriisopropilsililo, y heteroarilo se protege por terc-butoxicarbonilo o benciloxicarbonilo.
Como ejemplos específicos de Ra(Rb)N- que comprende el alquilo C1-6 o acilo anterior, se prefieren amino, metilamino, etilamino, propilamino, isopropilamino, dimetilamino, dietilamino, fenilamino, acetilamino, propanoilamino, butanoilamino, 2-metilpropanoilamino, 2,2-dimetilpropanoilamino, 2-aminoacetilamino, 3-aminopropanoilamino, 2-metoxiacetilamino, fenilacetilamino, 2-(4-aminofenil)acetilamino, 2-(4-aminometilfenil)acetilamino, benzoilamino, 4-aminobenzoilamino, 4-aminometilbenzoilamino, [(azetidin-2-il)carbonil]amino, [(pirrolidin-2-il)carbonil]amino, [(pirrolidin-3-il)carbonil]amino, [(piperidin-2-il)carbonil]amino, [(piperidin-3-il)carbonil]amino, [(piperidin-4-il)carbonil]amino, [(4-ciclopentilmetilpiperidin-2-il)carbonil]amino, [(tetrahidro-2H-piran-4-il)carbonil]amino, [(5-oxopirrolidin-2-il)carbonil]amino, furano-2-il-carbonilamino, 1,3-oxazol-4-il-carbonilamino, piridin-2-il-carbonilamino, piridin-3-il-carbonilamino, piridin-4-il-carbonilamino, metanosulfonilamino, dimetilaminocarbonilamino, dietilaminocarbonilamino, fenilaminocarbonilamino, morfolin-4-il-carbonilamino, metoxicarbonilamino, etoxicarbonilamino y terc-butoxicarbonilamino. Además, los ejemplos específicos en el caso en el que entre Ra(Rb)N-, Ra y Rb sustituidos con Fn1 se unen para formar un heterociclilo incluyen azetidin-1-ilo, pirrolidin-1-ilo, piperidin-1-ilo, piperazin-1-ilo, morfolin-4-ilo, tiomorfolin-4-ilo, azepan-1-ilo, 1,4-diazepan-1-ilo, 2-oxoazetidin-1-ilo, 2-oxopirrolidin-1-ilo, 2-oxopiperidin-1-ilo, 2-oxo-piperazin-1-ilo, 3-oxo-morfolin-4-ilo, 2-oxoazepan-1-ilo y 2-oxo-1,4-diazepan-1-ilo. Es natural que se incluya NH o HO libre sustituido con un grupo protector tal como terc-butoxicarbonilo, benciloxicarbonilo o triisopropilsililo en el Ra(Rb)N- anterior, si es necesario.
Además, los ejemplos específicos de RcO- que comprenden el alcoxilo C1-6 y heterocicliloxilo anteriores incluyen
preferiblemente metoxilo, etoxilo, propoxilo, isopropoxilo, ciclobutilmetoxilo, azetidin-3-iloxilo, pirrolidin-3-iloxilo, tetrahidrofuran-3-iloxilo, tetrahidrotiofen-3-iloxilo, pirazolidin-4-iloxilo, piperidin-3-iloxilo, piperidin-4-iloxilo, tetrahidro-2H-piran-4-iloxilo, tetrahidro-2H-tiopiran-4-iloxilo, 1,2-oxazolidin-4-iloxilo, 1,2-oxazinan-4-iloxilo, 1,2-oxazinan-5-iloxilo, azepan-3-iloxilo, azepan-4-iloxilo, 1,4-diazepan-6-iloxilo, 1,4-oxazepano-6-iloxilo, 2-aminoetoxilo, 2-(metilamino)etoxilo, 2-(propilamino)etoxilo, 2-(isopropilamino)etoxilo, 2-(dimetilamino)etoxilo, 2-hidroxietoxilo, 2-metoxietoxilo, 2-aminopropoxilo, 3-aminopropoxilo, 2-amino-1-metiletoxilo, 2-amino-2-oxo-etoxilo, 2-(dimetilamino)-2-oxo-etoxilo, 2-(metilsulfonil)etoxilo, (azetidin-2-il)metoxilo, (azetidin-3-il)metoxilo, (pirrolidin-2-il)metoxilo, (pirrolidin-3-il)metoxilo, (piperidin-2-il)metoxilo, (piperidin-3-il)metoxilo, (piperidin-4-il)metoxilo, (4-oxoazetidin-2-il)metoxilo, (5-oxopirrolidin-2-il)metoxilo, (6-oxopiperidin-2-il)metoxilo, 2-(azetidin-1-il)etoxilo, 2-(pirrolidin-1-il)etoxilo, 2-(piperidin-1-il)etoxilo, 2-(morfolin-4-il)etoxilo, 2-(piperazin-1-il)etoxilo, 2-(1,4-diazepan-1-il)etoxilo, 2-(azetidin-1-il)-2-oxoetoxilo, 2-oxo-2-(pirrolidin-1-il)etoxilo, 2-oxo-2-(piperidin-1-il)etoxilo, 2-oxo-2-(piperazin-1-il)etoxilo, 2-(morfolin-4-il)-2-oxoetoxilo, 2-(1,4-diazepan-1-il)-2-oxoetoxilo, 2-(2-oxoazetidin-1-il)etoxilo, 2-(2-oxopirrolidin-1-il)etoxilo, 2-(2-oxopiperidin-1 -il)etoxilo, 2-(2-oxoimidazolidin-1-il)etoxilo, 2-(2-oxo-1,3-oxazolidin-3-il)etoxilo, 2-(pirrol-1-il)etoxilo, 2-(imidazol-1-il)etoxilo y 2-(2-sulfonato-1H-imidazol-1-io-1-il)etoxilo. Además, los ejemplos específicos de heterociclilo formado por la unión de Rc y B o Rc y B sustituidos con Fn1 en RcO-B- incluyen 1,2-oxazolidin-2-ilo, 1,2-oxazinan-2-ilo, 1,2-oxazepan-2-ilo, 1,2,5- oxadiazepan-2-ilo y 1,5,2-dioxazepan-5-ilo. Es natural que se incluya NH o HO libre sustituido con un grupo protector tal como terc-butoxicarbonilo, benciloxicarbonilo o triisopropilsililo en el RcO-anterior, si es necesario.
Más ejemplos específicos de compuestos proporcionados por la presente invención incluyen preferiblemente compuestos de la siguiente manera:
1- metil-2-{[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazincarboxilato de terc-butilo y sodio, 2- {[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-1-metilhidrazincarboxilato de terc-butilo, 2-{[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-1-metilhidrazincarboxilato de terc-butilo,
2-{[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-1-metilhidrazincarboxilato de terc-butilo y piridinio,
(2S,5R)-N',N'-dimetil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio,
(2S,5R)-6-benciloxi-N',N'-dimetil-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida,
(2S,5R)-N',N'-dimetil-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida,
(2S,5R)-N',N'-dimetil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de piridinio,
(2S,5R)-N'-acetil-N'-metil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio,
(2S,5R)-N'-acetil-6-benciloxi-N'-metil-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida,
(2S,5R)-N'-acetil-6-hidroxi-N'-metil-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida,
(2S,5R)-N'-acetil-N'-metil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carbohidrazida de piridinio, (2S,5R)-7-oxo-N-(2-oxopirrolidin-1-il)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-7-oxo-N-(2-oxopirrolidin-1-il)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-6-hidroxi-7-oxo-N-(2-oxopirrolidin-1-il)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-7-oxo-N-(2-oxopirrolidin-1-il)-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida de piridinio, (2S,5R)-N-(morfolin-4-il)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio,
(2S,5R)-6-benciloxi-N-(morfolin-4-il)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-(morfolin-4-il)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-(morfolin-4-il)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida de piridinio,
(2S,5R)-N-metoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio,
(2S,5R)-6-benciloxi-N-metoxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-metoxi-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxamida,
(2S,5R)-N-metoxi-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]-octano-2-carboxamida de tetrabutilamonio,
(2S,5R)-N-etoxi-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de sodio,
(2S,5R)-6-bendloxi-N-etoxi-7-oxo-1,6-diazabiddo[3.2.1]octano-2-carboxairiida,
(2S,5R)-N-etoxi-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-etoxi-7-oxo-6-(sulfooxi)-1 ,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio,
(2S,5R)-N-(ciclobutilmetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida de sodio,
(2S,5R)-6-bendloxi-N-(ddobutili r ietoxi)-7-oxo-1,6-diazabiddo[3.2.1]octano-2-carboxaiT iida,
(2S,5R)-N-(ciclobutilmetoxi)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-(ciclobutilmetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-N-(2-aminoetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiddo[3.2.1]octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}carbamato de terc-butilo, {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}carbamato de terc-butilo, {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y tetrabutilamonio,
{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y piridinio,
{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y sodio, (2S,5R)-N-[2-(metilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}metilcarbamato de terc-butilo, {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}metilcarbamato de terc-butilo, {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}metilcarbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-[2-(etilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}etilcarbamato de terc-butilo, {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y etilo, {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}etilcarbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[2-(propilamino)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3,2.]octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}propilcarbamato de terc-butilo, {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}propilcarbamato de terc-butilo, {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}propilcarbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[2-(propan-2-ilamino)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}propan-2-il-carbamato de tercbutilo,
{2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}propan-2-il-carbamato de tercbutilo,
{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabicido-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}propan-2-il-carbamato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-[2-(dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-benciloxi-N-[2-(dimetilamino)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-[2-(dimetilamino)etoxi]-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-[2-(dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-N-{[(2S)-2-aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
{(2S)-1-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2S)-1-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2S)-1-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-{[(2R)-2-aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
{(2R)-1-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2R)-1-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2R)-1-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-{[(2S)-1-aminopropan-2-il]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida, {(2S)-2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo, {(2S)-2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo, {(2S)-2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-(3-aminopropoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
{3-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo, {3-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]propil}carbamato de terc-butilo, {3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-2-(1,2-oxazolidin-2-ilcarbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octan-7-ona de sodio,
(2S,5R)-6-benciloxi-2-(1,2-oxazolidin-2-ilcarbonil)-1,6-diazabiciclo[3.2.1]octan-7-ona,
(2S,5R)-6-hidroxi-2-(1,2-oxazolidin-2-ilcarbonil)-1,6-diazabiciclo[3.2.1]octan-7-ona,
(2S,5R)-2-(1,2-oxazolidin-2-ilcarbonil)-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]octan-7-ona de piridinio,
(2S,5R)-2-(1,2-oxazinan-2-ilcarbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octan-7-ona de sodio,
(2S,5R)-6-benciloxi-2-(1,2-oxazinan-2-ilcarbonil)-1,6-diazabiciclo[3.2.1]octan-7-ona,
(2S,5R)-6-hidroxi-2-(1,2-oxazinan-2-ilcarbonil)-1,6-diazabicido[3.2.1]octan-7-ona,
(2S,5R)-2-(1,2-oxazinan-2-ilcarbonil)-6-(sulfooxi)-1,6-diazabiciclo [3,2.1]octan-7-ona de piridinio,
(2S,5R)-N-[2-(morfoNn-4-N)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiddo-[3,2.1]odano-2-carboxairiida de sodio, (2S,5R)-6-benciloxi-N-[2-(morfolin-4-il)etoxi]-7-oxo-1,6-diazabicido[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-[2-(morfolin-4-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-[2-(morfolin-4-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-7-oxo-N-[2-(piperazin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
4-{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}piperazina-1-carboxilato de terc-butilo,
4-{2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}piperazina-1-carboxilato de tercbutilo,
4-{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}piperazina-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[2-(1,4-diazepan-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiddo[3.2.1]-odano-2-carboxairiida,
4-{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]etil}-1,4-diazepan-1-carboxilato de terc-butilo,
4-{2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}-1,4-diazepan-1-carboxilato de terc-butilo,
4-{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}-1,4-diazepan-1-carboxilato de terc-butilo y piridinio,
(2S,5R)-N-[(2S)-azetidin-2-il-metoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidina-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidina-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diaza-biciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidina-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(2S)-pirrolidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo y piridinio,
(2S,5R)-7-oxo-N-[(2R)-pirrolidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2R)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo,
(2R)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo,
(2R)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de
terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(2S)-piperidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabicido[3.2.1]-octano-2-carboxamida,
(2S)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-(azetidin-3-iloxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
3-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]azetidina-1-carboxilato de terc-butilo, 3-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]azetidina-1-carboxilato de terc-butilo, 3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]azetidina-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(3R)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(3R)-3-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo,
(3R)-3-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo,
(3R)-3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(3S)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(3S)-3-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo,
(3S)-3-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo,
(3S)-3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-(azetidin-3-il-metoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
3-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidina-1-carboxilato de tercbutilo,
3-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidina-1-carboxilato de tercbutilo,
3-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]metil}azetidina-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(3R)-piperidin-3-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(3R)-3-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo,
(3R)-3-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo,
(3R)-3-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-(piperidin-4-iloxi)-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida,
4-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]piperidin-1-carboxilato de terc-butilo, 4-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiddo[3.2.1]oct-2-il]carbonil}amino)oxi]piperidin-1-carboxilato de terc-butilo, 4-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiddo-[3,2.1]oct-2-il]carbonil}amino)oxi]piperidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-(piperidin-4-il-metoxi)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
4-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de tercbutilo,
4-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]metil}piperidin-1-carboxilato de tercbutilo,
4-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-[2-(1H-imidazoM-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiddo-[3,2.1]odano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-hidroxi-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida de piridinio, 1-{2-[({[(2S,5R)-7-oxo-6-(sulfonato-oxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}-1H-imidazol-2-sulfonato de disodio,
(2S,5R)-6-benciloxi-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
1-{2-[({[(2S,5R)-7-oxo-6-(sulfonato-oxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}-1H-imidazol-1-io-2-sulfonato de piridinio,
(2S,5R)-N-[2-(dimetilamino)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diaza-bicido[3,2.1]octano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-N-[2-(dimetilamino)-2-oxoetoxi]-7-oxo-1,6-diazabicido-[3,2.1]octano-2-carboxamida, (2S,5R)-N-[2-(dimetilamino)-2-oxoetoxi]-6-hidroxi-7-oxo-1,6-diazabicido[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-[2-(dimetilamino)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-7-oxo-N-[2-oxo-2-(piperazin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
4-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]acetil}piperazin-1-carboxilato de terc-butilo,
4-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]acetil}piperazin-1-carboxilato de tercbutilo,
4-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]acetil}piperazin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-[2-(morfolin-4-il)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio,
(2S,5R)-6-benciloxi-N-[2-(morfolin-4-il)-2-oxoetoxi]-7-oxo-1,6-diazabicido-[3,2.1]octano-2-carboxamida, (2S,5R)-6-hidroxi-N-[2-(morfolin-4-il)-2-oxoetoxi]-7-oxo-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida,
(2S,5R)-N-[2-(morfoNn-4-N)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiddo[3.2.1]odano-2-carboxa iTi ida de piridinio, (2S,5R)-N-[2-(1,4-diazepan-1-N)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiddo-[3,2.1]odano-2-carboxairiida, 4-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}-amino)oxi]acetil}-1,4-diazepan-1-carboxilato de terc-butilo,
4-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]acetil}-1,4-diazepan-1-carboxilato de terc-butilo,
4-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]acetil}-1,4-diazepan-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida, (2S,5R)-6-hidroxi-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-7-oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-7-oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida, (2S,5R)-6-hidroxi-7-oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida, (2S,5R)-7-oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-N-(2-hidroxietoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio,
(2S,5R)-6-benciloxi-7-oxo-N-(2-triisopropilsililoxietoxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-hidroxi-7-oxo-N-(2-triisopropilsililoxietoxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-7-oxo-6-(sulfooxi)-N-(2-triisopropilsililoxietoxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de tetrabutilamonio,
(2S,5R)-N-(2-metoxietoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida de sodio,
(2S,5R)-6-benciloxi-N-(2-metoxietoxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-(2-metoxietoxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-(2-metoxietoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida de piridinio, (2S,5R)-N-[2-(metilsulfonil)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]octano-2-carboxamida de sodio, (2S,5R)-6-benciloxi-N-[2-(metilsulfonil)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-hidroxi-N-[2-(metilsulfonil)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-[2-(metilsulfonil)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, {2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}carbamato de bencilo y {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}carbamato de terc-butilo.
Además, como ejemplos específicos de los compuestos de la presente invención, se mencionan preferiblemente los siguientes grupos de compuestos.

en las fórmulas anteriores, P2 es terc-butoxicarbonilo (Boc) o benciloxicarbonilo (Cbz); P3 es bencilo (Bn), H o SO3M; en la que M es H, sodio, piridinio o tetrabutilamonio.

en la que P3 es bencilo (Bn), H o SO3M; en la que M es H, sodio, piridinio o tetrabutilamonio.


en las fórmulas anteriores, P2 es terc-butoxicarbonilo (Boc), benciloxicarbonilo (Cbz) o H; P3 es bencilo (Bn), H o SO3M; en la que M es H, sodio, piridinio o tetrabutilamonio.

en las fórmulas anteriores, P2 es terc-butoxicarbonilo (Boc), benciloxicarbonilo (Cbz) o H; P3 es bencilo (Bn), H o SO3M; en la que M es H, sodio, piridinio o tetrabutilamonio; y P4 es triisopropilsililo o H.
Más preferiblemente, los ejemplos específicos incluyen:
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}carbamato de terc-butilo, {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}carbamato de terc-butilo, {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y piridinio,
{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y sodio,
{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabicido-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-(2-aminoetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida,
{2-[({[(2S,5R)-6-bend loxi-7-oxo-1,6-diazabid d o[3.2.1]od -2-N]carbonil}-aiTiino)oxi]etN}carbaiTiato de bencilo, (2S,5R)-N-[2-(metilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}metilcarbamato de terc-butilo, {2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}metilcarbamato de terc-butilo, {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}metilcarbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[2-(propan-2-Namino)etoxi]-6-(sulfooxi)-1,6-diazabiddo[3.2.1]-octano-2-carboxamida,
{2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}propan-2-il-carbamato de tercbutilo,
{2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]etil}propan-2-il-carbamato de tercbutilo,
{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]etil}propan-2-il-carbamato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-[2-(dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-6-benciloxi-N-[2-(dimetilamino)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-[2-(dimetilamino)etoxi]-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-[2-(dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, (2S,5R)-N-{[(2S)-2-aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
{(2S)-1-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2S)-1-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2S)-1-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-{[(2R)-2-aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
{(2R)-1-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2R)-1-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo,
{(2R)-1-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diaza-biciclo[3,2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-(3-aminopropoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
{3-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]propil}carbamato de terc-butilo, {3-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]propil}carbamato de terc-butilo, {3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo y tetrabutilamonio,
(2S,5R)-N-[(2S)-azetidin-2-il-metoxi]-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]-octano-2-carboxamida,
(2S)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diaza-bicido[3,2.1]oct-2-il]carbonil}amino)oxi]metil}azetidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(2R)-pirrolidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2R)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo,
(2R)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo,
(2R)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(2S)-piperidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S)-2-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo,
(2S)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diaza-biciclo[3,2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo y tetrabutilamonio,
(2S,5R)-7-oxo-N-[(3S)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(3S)-3-[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo,
(3S)-3-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo,
(3S)-3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo y tetrabutilamonio,
(2S,5R)-N-(azetidin-3-il-metoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
3-{[({[(2S,5R)-6-benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidin-1-carboxilato de tercbutilo,
3-{[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-amino)oxi]metil}azetidin-1-carboxilato de tercbutilo y
3-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo-[3,2.1]oct-2-il]carbonil}amino)oxi]metil}azetidin-1-carboxilato de tercbutilo y tetrabutilamonio,
y puede mencionarse el siguiente grupo de compuestos.

en las fórmulas anteriores, P2 es terc-butoxicarbonilo (Boc), benciloxicarbonilo (Cbz) o H; P3 es bencilo (Bn), H o SO3M; en la que M es H, sodio, piridinio o tetrabutilamonio.
Lo más preferiblemente, se mencionan
(2S,5R)-N-(2-aminoetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-[2-(metilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-7-oxo-N-[2-(propan-2-ilamino)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-[2-(dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-{[(2S)-2-aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-{[(2R)-2-aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-N-(3-aminopropoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida,
(2S,5R)-N-[(2S)-azetidin-2-il-metoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-7-oxo-N-[(2R)-pirrolidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-7-oxo-N-[(2S)-piperidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]-octano-2-carboxamida,
(2S,5R)-7-oxo-N-[(3S)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida, y
(2S,5R)-N-(azetidin-3-il-metoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida.
El medicamento proporcionado por la presente invención comprende una sustancia seleccionada de los compuestos de fórmula (I) (tal como un compuesto de fórmula (IIa), (IIb) o (III)) y una sal farmacéuticamente aceptable de los mismos y un hidrato de los mismos o un solvato de los mismos como un componente eficaz, se administra por vía oral o por vía parenteral, y se administra preferiblemente por vía parenteral. El compuesto de la presente invención y un antibiótico betalactámico pueden administrarse mediante un método en el que sendos medicamentos preparados individualmente en el momento del uso se administran simultáneamente o por separado en combinación, o un método en el que ambos medicamentos se mezclan de manera previa generalmente usando uno o más aditivos (portador) para la preparación para preparar una composición farmacéutica y administrar la misma.
Los ejemplos específicos de la composición farmacéutica para administración oral pueden incluir un comprimido, una cápsula, un gránulo, polvo, una píldora, una disolución acuosa o no acuosa para administración oral y una
suspensión.
Como vía de administración para la administración parenteral, puede mencionarse la vía intranasal, colirio, gotas óticas, vía percutánea, traqueobronquial, endorrectal, en aparato urinario, vía subcutánea, intramuscular e intravenosa.
Los ejemplos específicos de la composición farmacéutica para la administración parenteral como administración intravenosa pueden incluir una disolución de inyección para la administración intravenosa en la que una forma en polvo de la composición farmacéutica se disuelve en un disolvente aceptable. Como disolvente aceptable puede mencionarse, por ejemplo, agua estéril para inyección, solución salina fisiológica, líquido de glucosa, disolución de Ringer, agua bacteriostática para inyección que contiene metilparabeno y propilparabeno, o agua bacteriostática para inyección que contiene alcohol bencílico.
La composición farmacéutica en forma de polvo para la administración parenteral puede fabricarse sometiendo a un procedimiento de esterilización el compuesto de la presente invención que es un cuerpo activo y un antibiótico betalactámico, que se dispensa en una vial sellado y que se somete a liofilización, o dispensando la composición farmacéutica en el estado de polvo esterilizado en un vial sellado. Pueden mencionarse preferiblemente métodos específicos para el procedimiento de esterilización:
un método en el que una disolución individual o mixta se somete a eliminación de endotoxinas, filtración de materia insoluble, luego, cristalización, llenado en un vial sellado e irradiación de rayos gamma;
un método en el que una disolución individual o mixta se somete a eliminación de endotoxinas, filtración aséptica, esterilización final tal como esterilización por vapor a presión y radiación de luz pulsada y liofilización;
un método en el que una disolución individual se somete a eliminación de endotoxinas, filtración aséptica bajo atmósfera aséptica, llenado de manera sucesiva en un vial sellado, congelación y superposición, y luego, liofilización;
un método en el que cada disolución del compuesto se somete de manera individual a eliminación de endotoxinas, filtración aséptica y cristalización bajo atmósfera aséptica;
un método en el que cualquiera del medicamento en el estado de polvo esterilizado cristalizado bajo atmósfera aséptica se superpone bajo atmósfera aséptica sobre otro medicamento en el estado de polvo esterilizado que se ha liofilizado en un vial sellado; y
un método en el que cualquiera del medicamento en el estado de polvo esterilizado liofilizado y el otro medicamento en el estado de polvo esterilizado cristalizado bajo atmósfera aséptica se mezclan bajo atmósfera aséptica.
Más preferidos son los métodos en los que una disolución individual se somete a eliminación de endotoxinas, filtración aséptica bajo atmósfera aséptica, llenado de manera sucesiva en un vial sellado, congelación y superposición, y luego, liofilización, o el método en el que cada disolución del compuesto se somete de manera individual a eliminación de endotoxinas, filtración aséptica y cristalización bajo atmósfera aséptica.
La composición farmacéutica mencionada anteriormente puede almacenarse a temperatura ambiente o menor hasta que se prepare como disolución de inyección intravenosa, y se usa disolviéndola en la misma en el momento de uso. La concentración del compuesto de la presente invención en la disolución de inyección intravenosa reconstituida está en el intervalo de, por ejemplo, 1-50 mg/ml.
La dosis de administración y el número de administración de la composición farmacéutica de la presente invención no están específicamente limitados, y la dosis de administración y el número de administración pueden determinarse opcionalmente dependiendo de diversas condiciones tales como el propósito del tratamiento o profilaxis, el tipo de las enfermedades, edad, peso corporal y síntomas del paciente. La concentración en sangre efectiva del compuesto de la presente invención que va a usarse en combinación con el antibiótico betalactámico se ajusta de modo que mantiene preferiblemente 1 |ig/ml o más durante la administración del antibiótico betalactámico. La dosis de administración del compuesto según la presente invención para administración intravenosa es preferiblemente de 2 75 mg/kg por cada vez, y para administración oral es preferiblemente de 4-300 mg/kg, en varias veces al día dependiendo del número de veces de administración del antibiótico betalactámico, preferiblemente administrado 2-6 veces.
En este caso, como antibiótico betalactámico que puede usarse en combinación con el compuesto de la presente invención pueden mencionarse penicilina, cefema y carbapenemo.
Los ejemplos específicos de penicilinas incluyen bencilpenicilina, feneticilina, cloxacilina, dicloxacilina, ampicilina, ciclacilina, amoxicilina, talampicilina, becampicilina, lenampicilina, aspoxicilina, piperacilina, sulbenicilina, pivmecillinam, sultamicilina, fenoximetilpenicilina, carbenicilina, azidocilina, propicilina, epicilina, ticarcilina,
pirbenicilina, azlocilina, mezlocilina, y otras penicilinas conocidas.
Los ejemplos específicos de cefemas incluyen cefaclor, cefazolina, cefatrizina, cefadroxil, cefapirina, nafato de cefamandol, cefradina, cefalexina, cefalotina, cefepima, cefoxitina, cefixima, ceftazidima, cefditoreno, cefdinir, cefsulodina, cefoselís, cefozoprán, cefotaxima, ceftazidima, ceftarolina, cefotiam, ceftizoxima, ceftibuteno, ceftezol, cefteram, ceftriaxona, cefonicid, cefpiramida, cefpiroma, cefbuperazona, cefprozil, cefoperazona, cefpodoxima, cefminox, cefmetazol, cefmenoxima, cefradina, cefroxadina, cefuroxima, ceftolozano (CXA101, hidrogenosulfato del ácido (6R,7R)-3-[5-amino-4-[3-(2-aminoetil)ureido]-1-metil-1H-pirazol-2-io-2-ilmetil]-7-[2-(5-amino-1,2,4-tiadiazol-3-il)-2-[(Z)-1-carboxi-1-metiletoxiimino]acetamida]-3-cefema-4-carboxílico) y otras cefemas conocidas.
Como ejemplos del carbapenemo pueden mencionarse imipenem, panipenem, meropenem, biapenem, doripenem, ertapenem y tebipenem, y puede usarse un inhibidor de dHP-1 tal como cilastatina de sodio en combinación, si es necesario.
Como ejemplos de los antibióticos betalactámicos distintos de los carbapenemos, penicilinas y cefemas, puede mencionarse un antibiótico betalactámico tal como aztreonam, carumonam, latamoxef, flomoxef, loracarbef, faropenem y ritipenem.
Como ejemplos de las penicilinas que son particularmente adecuadas para su uso en combinación con el compuesto de la presente invención pueden mencionarse ampicilina, amoxicilina, carbenicilina, piperacilina, azlocilina, mezlocilina y ticarcilina. Tales penicilinas pueden usarse, por ejemplo, en forma de una sal farmacéuticamente aceptable tal como una sal de sodio. Como otra realización, puede usarse ampicilina o amoxicilina en combinación con el compuesto de fórmula (I) en forma de una suspensión para inyección o partículas finas de tipo ion anfótero (ampicilina trihidratada o amoxicilinatrihidratada) para una suspensión para inyección.
Las cefemas particularmente adecuadas para administración combinada con el compuesto de la presente invención incluyen cefotaxima, ceftriaxona, ceftazidima y cefepima, y estas pueden usarse en forma de una sal farmacéuticamente aceptable tal como una sal de sodio.
Carbapenemos particularmente adecuados para administración combinada con el compuesto de la presente invención son imipenem, meropenem, biapenem, doripenem y ertapenem.
Un ejemplo del antibiótico betalactámico particularmente adecuado para administración combinada con el compuesto de la presente invención distinto de los carbapenemos, penicilinas y cefemas es aztreonam.
Usando el compuesto de la presente invención y un antibiótico betalactámico en combinación, puede usarse para el tratamiento de enfermedades infecciosas provocadas por cepas productoras de p-lactamasa de clase A y clase C, y cepas productoras de carbapenemasa b LeA y KPC2, además de infecciones bacterianas incluidas en el espectro antimicrobiano de los antibióticos.
Las cepas productoras de p-lactamasa de clase A y clase C, y cepas productoras de carbapanemasa BLEA y KPC2 incluyen Escherichia coli, Klebsiella pneumoniae, Enterobacter croacare, Citrobacter freundii, Serratia marcescens, Morganella morganii, Pseudomonas aeruginosa y Acinetobacter baumannii.
En lo siguiente, se explicará el procedimiento general de preparación del compuesto de la presente solicitud.
Los compuestos aplicados a investigación y evaluación de la presente invención pueden sintetizarse usando el compuesto formador de cadena lateral (A-BH) y el ácido carboxílico de fórmula (6b) según el siguiente esquema 1:

en el esquema anterior, OBn es benciloxilo, incluyendo el método divulgado en el documento US 7.112.592, llevando a cabo modificación y mejora de las condiciones de reacción, etapa de tratamiento posterior y purificación en vista de la reactividad específica para los respectivos grupos funcionales o la estabilidad específica para los respectivos compuestos.
Es decir, un ácido carboxílico ópticamente activo de fórmula (6b) y el compuesto formador de cadena lateral (A-BH) se tratan mediante un método seleccionado del método de anhídridos de ácido mixtos, el método de esterificación activo, el método de amidación activo o el agente de deshidratación-condensación en presencia de una base para preparar un compuesto de fórmula (Ia), el bencilo del benciloxilo de fórmula (Ia) se somete a reacción de hidrogenólisis bajo una atmósfera de hidrógeno en presencia de un catalizador seleccionado de óxido de platino, óxido de paladio, negro de paladio y paladio-carbono, y si es necesario, en presencia de di-terc-butoxidicarbonato, para preparar un compuesto de fórmula (Ib), el grupo hidroxilo de fórmula (Ib) se sulfata mediante un agente de sulfatación seleccionado de complejo de trióxido de azufre-piridina, complejo de trióxido de azufre-dimetilformamida y ácido clorosulfónico en presencia de una base seleccionada de piridina, 2-picolina, 2,6-lutidina y 2,4,6-colidina para preparar un compuesto de fórmula (Ic), y si es necesario, el grupo protector para el grupo amino (por ejemplo, grupo terc-butoxicarbonilo (Boc)) en la cadena lateral se trata suavemente con un ácido (por ejemplo, seleccionado de ácido clorhídrico, ácido sulfúrico, ácido metanosulfónico, ácido p-toluenosulfónico, ácido trifluorometanosulfónico, ácido trifluoroacético y ácido tetrafluorobórico) para desprotegerlo, y luego, el compuesto de fórmula (Id) se purifica mediante, por ejemplo, cromatografía en columna de gel de sílice de octadecilo, cromatografía en columna usando una resina sintética tal como DIAION HP21 (disponible de Mitsubishi Chemical Corporation), SEPABEADS SP207 (disponible de Mitsubishi Chemical Corporation) o HPLC preparativa, a un pH adecuado, mediante lo cual puede sintetizarse el compuesto objetivo.
El ácido carboxílico ópticamente activo de fórmula (6b) puede sintetizarse mediante el siguiente esquema 2:

en el esquema anterior, Cbz es benciloxicarbonilo, t-Bu es un terc-butilo, TFAA es anhídrido de ácido trifluoroacético, TFA unido al compuesto es trifluoroacetilo, Tf2O es anhídrido de ácido trifluorometanosulfónico, BnONH2 es benciloxiamina, DMAP es 4-dimetilaminopiridina, TFA descrito solamente en el esquema es ácido trifluoroacético, OBn es benciloxilo y LiOH es hidróxido de litio, y el método mostrado en los ejemplos de la presente invención. Es decir, el benciloxicarbonilo del compuesto conocido de fórmula (1) se elimina mediante la reacción de hidrogenólisis en presencia de un catalizador tal como paladio-carbono bajo una atmósfera de hidrógeno para preparar un compuesto de fórmula (2); convertirlo haciendo reaccionar con anhídrido de ácido trifluoroacético en presencia de trietilamina para preparar un compuesto de fórmula (3); hacer reaccionar el grupo hidroxilo en la posición 5 del mismo con anhídrido de ácido trifluorometanosulfónico en presencia de 2,6-lutidina, posteriormente con benciloxiamina para preparar un compuesto de fórmula (IV); eliminar el trifluoroacetilo usando hidróxido de sodio para preparar un compuesto de fórmula (4a), o someter a eliminación del trifluoroacetilo usando cloruro de hidrógeno-metanol y una reacción de intercambio de éster simultáneamente para preparar un compuesto de fórmula (4b); hacerlos reaccionar con difosgeno o fosgeno en presencia de trietilamina o 4-dimetilaminopiridina para preparar un compuesto de fórmula (5a) o (5b); y escindir el éster en la posición 2 mediante un tratamiento con ácido usando, por ejemplo, ácido trifluoroacético, o un tratamiento de base usando, por ejemplo, hidróxido de litio, para preparar ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico de fórmula (6b). O de lo contrario, ácido (2S,5S)-5-hidroxipiperidin-2-carboxílico comercialmente disponible de fórmula (7) o se deriva un clorhidrato del mismo al compuesto de fórmula (10) o (4b) según el método similar tal como se mencionó anteriormente sin purificación, y asilado como un clorhidrato del mismo, y además el procedimiento se lleva a cabo para obtener ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico de fórmula (6b).
Entre el compuesto formador de cadena lateral A-BH, el derivado de hidrazina específico representado por Ra(Rb)N-BH puede sintetizarse mediante el siguiente esquema 3:
Esquema 3
Hidrazina monohidratada
RC02R' -------------------------------- RCONHNH2

en el esquema anterior, Cbz es benciloxicarbonilo. Es decir, puede sintetizarse fácilmente sometiendo la reacción de un éster e hidrazinamonohidratada, amidando un cloruro de ácido y N-benciloxicarbonil hidrazina en presencia de una base adecuada, o amidando un ácido carboxílico y N-benciloxicarbonil hidrazina mediante un agente de deshidratación-condensación o mediante el método de anhídridos de ácido mixtos, y luego, sometiendo el grupo benciloxicarbonilo a hidrogenólisis en presencia de un catalizador tal como paladio-carbono.
Además, una alcoxiamina representada por RcOBH se sintetiza mediante el método mostrado en el siguiente esquema 4:
Esquema 4
Hidrazina monohidratada Reacción de Mitsunobu
------------------------------------- RcONH2 o


Es decir, puede sintetizarse fácilmente sometiendo N-hidroxiftalimida y un derivado de alcohol adecuado a acoplamiento según la reacción de Mitsunobu, o reaccionando con un agente alquilante que tiene un grupo saliente tal como haluro de alquilo y un grupo metilsulfoniloxilo, luego, desprotegiendo la ftalimida mediante una base orgánica tal como hidrazinamonohidratada o metilamina.
En lo siguiente, un procedimiento para preparar el compuesto de fórmula (III):

en la que Rc es un alquilo C1-6 o un heterociclilo; B es NH o N-alquilo Ci-a; M es H, un catión inorgánico o un catión orgánico; Rc puede sustituirse con de 0 a 4 sustituyentes Fn1, en donde el sustituyente Fn1 puede sustituirse adicionalmente; Fn1 es alquilo C1-6 , O= o Rg-(CH2)o-3-, en donde Rg es un heterociclilo, fenilo, heteroarilo, acilo, RdO2S-, Re(Rf)N-, Re(Rf)NCO-, ReO-, ReOCO- o un grupo protector, en donde Rd es alquilo C1-6 o MO-; Re y Rf son cada uno independientemente H o alquilo C1-6; y entre Rc-B, y entre Re-Rf pueden estar cerrados por la unión
para formar un heterociclilo que tiene al menos un átomo de nitrógeno, que va a proporcionarse en la presente invención se explicará en más detalle.
En el procedimiento de preparación de la presente invención, como grupo protector adecuado representado por P1 en un material de partida de fórmula (IV-a):

en la fórmula anterior (IV-a), P1 es un grupo protector que puede retirarse mediante ácido, una base o un agente nucleófilo; y OBn es benciloxilo,
puede emplearse el grupo protector para un grupo amino capaz de desprotección mediante un ácido, una base o un agente nucleófilo descrito en Protective Groups in Organic Synthesis (T. W. Greene et al., Wiley, Nueva York (1999)). Más específicamente, pueden mencionarse terc-butoxicarbonilo, 2-trimetilsililetoxicarbonilo, 1,1-dimetilpropinil-oxicarbonilo, 1 -metil-1 -(4-bifenilil)etoxicarbonilo, 1-metilciclobutoxicarbonilo, 1-adamantiloxicarbonilo, difenilmetoxicarbonilo, 9-fluorenilmetoxicarbonilo, 1,1-dimetil-2-cianoetoxicarbonilo, formilo, tricloroacetilo, trifluoroacetilo, benceno-sulfenilo, 2-nitrobencenosulfenilo, 2-trimetilsililetanosulfonilo, 2-nitrobencenosulfonilo, 4-nitrobencenosulfonilo, 2,4-dinitrobencenosulfonilo, 2-naftalenosulfonilo, 9-antratenosulfonilo y bencenotiazol sulfonilo, preferiblemente terc-butoxicarbonilo, 2-trimetilsililetoxicarbonilo, trifluoroacetilo, 9-fluorenilmetoxicarbonilo, 2-nitrobencenosulfonilo y 4-nitrobencenosulfonilo.
La etapa de obtener un compuesto de fórmula (IV-b):
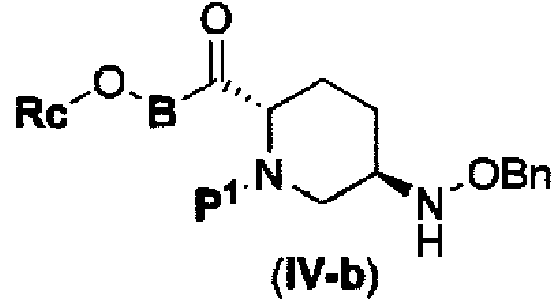
en la fórmula anterior (IV-b), P1 es un grupo protector que puede retirarse mediante un ácido, una base o un agente nucleófilo, Rc y B tienen el mismo significado que se definió para el compuesto de fórmula (III), y OBn es benciloxilo, acoplando el compuesto de fórmula (IV-a) con el compuesto formador de cadena lateral: RcOBH, puede llevarse a cabo mediante el método en el que el compuesto de fórmula (IV-a) se trata usando un éster activo, una amida activa o el agente de deshidratación-condensación en un disolvente adecuado.
Se lleva a cabo acoplamiento usando el agente de deshidratación-condensación en muchos casos añadiendo un grupo éster activo o un grupo amida activo como catalizador para formar un éster activo o una amida activa en el sistema de reacción, y los ejemplos específicos se mencionan y se explican a continuación.
Como ejemplos del disolvente que va a usarse para el agente de deshidratación-condensación pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, tolueno, tetrahidrofurano, dioxano, acetonitrilo, diclorometano, cloroformo, dimetilformamida y dimetilacetamida, preferiblemente acetato de etilo, tetrahidrofurano, diclorometano, acetonitrilo, dimetilformamida y dimetilacetamida, que pueden usarse de manera individual o en mezcla.
Cuando se usa el agente de esterificación activo o el agente de amidación activo, la reacción se lleva a cabo en presencia de una base, si es necesario. Como base que va a usarse en la reacción pueden mencionarse trietilamina, diisopropiletilamina, tributilamina, N-metilmorfolina y 4-dimetilaminopiridina, preferiblemente trietilamina, y se usa en el intervalo de 1-3 equivalentes según la necesidad basándose en el compuesto de fórmula (IV-a), preferiblemente 1-1,5 equivalentes.
Como agente de deshidratación-condensación, puede usarse carbodiimida sola tal como N,N'-diisopropilcarbodiimida, N,N'-diciclohexilcarbodiimida y clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida, o en combinación con un grupo amida activo o un grupo éster activo tal como imidazol, 1 -hidroxibenzotriazolmonohidratado, N-hidroxisuccinimida y 2-hidroxipiridina-N-óxido, y además puede mencionarse un agente de esterificación activo o un agente de amidación activo tal como carbonildiimidazol, hexafluorofosfato de benzotriazol-1-iloxi-tris(dimetilamino)fosfonio, yoduro de 2-cloro-1-metilpiridinio y cloruro de 4-(4,6-dimetoxi-1,3,5triazin-2-il)-4-metilmorfolinio, preferiblemente clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida en combinación con 1-hidroxibenzotriazolmonohidratado, o seleccionarse yoduro de 2-cloro-1 -metilpiridinio, y el agente se usa en el intervalo de 1,0-2,0 equivalentes basándose en el compuesto de fórmula (IV-a), más preferiblemente 1,0-1,5 equivalentes. La temperatura de reacción está en el intervalo de -40°C a temperatura ambiente, preferiblemente en el intervalo de -20°C a temperatura ambiente. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 30 minutos a 1 día, preferiblemente en el intervalo de 2-16 horas.
El compuesto de fórmula (IV-b) puede aislarse diluyendo la mezcla de reacción con un disolvente adecuado después de la finalización de la reacción, lavando sucesivamente con agua, un ácido diluido, una disolución de base acuosa (por ejemplo, ácido clorhídrico diluido, monohidrogenosultado de potasio, ácido cítrico, o una disolución de bicarbonato de sodio acuosa, solución salina saturada), y evaporando el disolvente para concentrar la mezcla de reacción. Como disolvente orgánico que va a usarse para dilución puede mencionarse dietil éter, acetato de etilo, acetato de butilo, tolueno, diclorometano y cloroformo, preferiblemente acetato de etilo.
Posteriormente, la etapa de desproteger el compuesto de fórmula (IV-b) para preparar un compuesto de fórmula (IV-c):
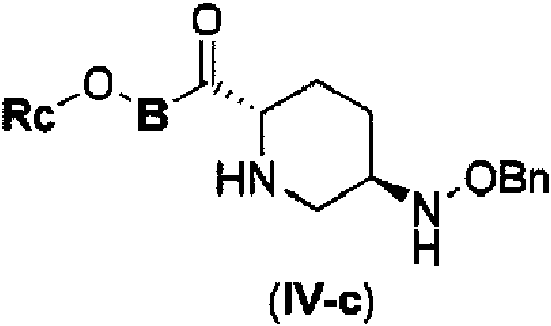
en la fórmula anterior (IV-c), Rc y B tienen el mismo significado que se definió para el compuesto de fórmula (III), y OBn es benciloxilo, puede llevarse a cabo tal como sigue.
Como ejemplos del disolvente que va a usarse para desprotección en las condiciones ácidas pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, tetrahidrofurano, dioxano, diclorometano, cloroformo, 1,2-dicloroetano y 2,2,2-trifluoroetanol, preferiblemente agua, metanol, etanol, acetato de etilo, dioxano y diclorometano, que pueden usarse de manera individual o en mezcla.
Como ejemplos del ácido que va a usarse para desprotección en las condiciones ácidas pueden mencionarse ácido clorhídrico, ácido sulfúrico, ácido fosfórico, ácido fórmico, ácido trifluoroacético, ácido metanosulfónico, ácido trifluorometanosulfónico, ácido clorometanosulfónico y ácido tetrafluorobórico, preferiblemente ácido clorhídrico, ácido sulfúrico, ácido trifluoroacético, ácido metanosulfónico y ácido tetrafluorobórico, más preferiblemente ácido clorhídrico o ácido trifluoroacético. Se usa el ácido en el intervalo de 1 equivalente a una cantidad de disolvente basándose en el compuesto de fórmula (IV-b), preferiblemente de 5 veces la cantidad a una cantidad de disolvente. La temperatura de reacción está en el intervalo de -25 a 50°C, preferiblemente en el intervalo de -10 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 30 minutos a 16 horas, preferiblemente en el intervalo de 30 minutos a 5 horas.
Como ejemplos del disolvente que va a usarse para desprotección en condiciones básicas o mediante el agente nucleófilo pueden mencionarse agua, metanol, etanol, isopropanol, tetrahidrofurano, dioxano, acetonitrilo, dimetilformamida, dimetilacetamida y 2,2,2-trifluoroetanol, preferiblemente agua, metanol, tetrahidrofurano y dioxano, que pueden usarse de manera individual o en mezcla.
Como ejemplos de la base que va a usarse para desprotección en condiciones básicas pueden mencionarse hidróxido de litio, hidróxido de sodio, hidróxido de potasio, hidróxido de cesio, carbonato de litio, carbonato de sodio, carbonato de potasio y carbonato de cesio, preferiblemente hidróxido de litio, hidróxido de sodio e hidróxido de potasio, y se usa en el intervalo de 2-5 equivalentes basándose en el compuesto de fórmula (IV-b), preferiblemente en el intervalo de 2-4 equivalentes. La temperatura de reacción está en el intervalo de -25 a 50°C, preferiblemente 0-10°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 30 minutos a 16 horas, preferiblemente en el intervalo de 30 minutos a 5 horas.
Como ejemplos del agente nucleófilo que va a usarse para desprotección mediante el agente nucleófilo puede mencionarse un tiol tal como etanotiol, ácido tioglicólico y tiofenol; y un fluoruro tal como fluoruro de hidrógenopiridina, fluoruro de sodio, fluoruro de potasio, fluoruro de cesio y fluoruro de tetrabutilamonio, preferiblemente fluoruro de tetrabutilamonio, y se usa en el intervalo de 2-4 equivalentes basándose en el compuesto de fórmula (IV-b), preferiblemente 2-3 equivalentes. La temperatura de reacción se selecciona del intervalo de 0-100°C, preferiblemente 25-60°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 2-48 horas, preferiblemente 8-24 horas.
El compuesto de fórmula (IV-c) que tiene el grupo RcONHCO con una propiedad ácida débil es una sustancia
anfótera, de modo que hay un intervalo de pH óptimo para obtener el compuesto como una base libre. El pH óptimo está en el intervalo de pH 6-9, preferiblemente en el intervalo de pH 6-8.
El compuesto de fórmula (IV-c) puede aislarse diluyendo la mezcla de reacción con un disolvente orgánico, ajustando el pH óptimo tal como se mencionó anteriormente y extrayendo con un disolvente. Como disolvente orgánico que va a usarse para diluir la mezcla de reacción básica puede mencionarse dietil éter, acetato de etilo, acetato de butilo, tolueno, diclorometano y cloroformo, preferiblemente acetato de etilo o diclorometano.
Posteriormente, la etapa de sililar el compuesto de fórmula (IV-c) en el sistema de reacción, y someter continuamente a reacción de formación de urea intramolecular para obtener un compuesto de fórmula (IIa):

en la fórmula anterior (IIa), Rc y B tienen el mismo significado que se definió para el compuesto de fórmula (III), y OBn es benciloxilo, puede llevarse a cabo tal como sigue.
Como ejemplos del disolvente que va a usarse para la reacción pueden mencionarse acetato de etilo, tetrahidrofurano, dioxano, acetonitrilo, dimetilformamida y dimetilacetamida, preferiblemente se selecciona acetonitrilo.
Como base que va a usarse para la reacción pueden mencionarse trietilamina, diisopropiletilamina, tributilamina y N-metilmorfolina, preferiblemente trietilamina, y se usa en el intervalo de 3-6 equivalentes basándose en el compuesto de fórmula (IV-c), preferiblemente 3-4 equivalentes.
Como agente de sililación que va a usarse para la reacción puede mencionarse un clorotrialquilsilano tal como clorotrimetilsilano, clorotrietilsilano, clorotriisopropilsilano y cloro-terc-butildimetilsilano; trifluorometanosulfonato de trimetilsililo y trifluorometanosulfonato de terc-butildimetilsililo, preferiblemente un clorotrialquilsilano tal como clorotrimetilsilano, y se usa en el intervalo de 1-3 equivalentes basándose en el compuesto de fórmula (IV-c), preferiblemente 1-1,5 equivalentes.
Como agente formador de urea que va a usarse para la reacción pueden mencionarse fosgeno, difosgeno, trifosgeno y carbonildiimidazol, preferiblemente fosgeno y difosgeno, y se usa en el intervalo de 0,5-2 equivalentes basándose en el compuesto de fórmula (IV-c), preferiblemente 0,5-1,0 equivalentes. En ese momento, para completar la formación de urea, se usa una cantidad catalítica de 4-dimetilaminopiridina en el intervalo de 0,1-1 equivalente basándose en el compuesto de fórmula (IV-c), preferiblemente 0,1-0,2 equivalentes.
La temperatura de reacción está en el intervalo de -25 a 50°C, preferiblemente de -15 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 10 minutos a 24 horas, preferiblemente 1-16 horas.
El compuesto formado de fórmula (V-2) puede aislarse mediante el tratamiento posterior convencional tal como evaporando el disolvente orgánico de la mezcla de reacción para concentrarlo, diluyendo con un disolvente, lavando con un ácido y una base, secando, evaporando el disolvente para concentrarlo, y precipitación.
Posteriormente, la etapa de preparar un compuesto de fórmula (IIb):
[Fórmula química 67]

en la fórmula anterior (IIb), Rc y B tienen el mismo significado que se definió para el compuesto de fórmula (III), escindiendo el grupo bencilo del grupo benciloxilo en la posición 6 del compuesto de fórmula (IIa) usando un
catalizador de hidrogenólisis bajo una atmósfera de hidrógeno puede llevarse a cabo tal como sigue.
Como disolvente que va a usarse para la reacción puede mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, tetrahidrofurano y dioxano, preferiblemente metanol o tetrahidrofurano, que pueden usarse de manera individual o en mezcla.
Como catalizador de hidrogenólisis pueden mencionarse óxido de platino, hidróxido de paladio, negro de paladio o paladio-carbono, preferiblemente paladio-carbono.
Una cantidad del catalizador se emplea en el intervalo del 5-100% en peso basándose en el compuesto de fórmula (IIa), preferiblemente del 5-30% en peso.
Una fuente de suministro del hidrógeno que va a usarse para la hidrogenólisis es un gas hidrógeno, y se selecciona una presión de hidrógeno en el intervalo de presión atmosférica a 1 MPa, preferiblemente de presión atmosférica a 0,5 MPa. Como fuente de suministro del hidrógeno, puede usarse formiato de amonio, ciclohexeno o ciclohexadieno como el otro método. Como cantidad del hidrógeno que a suministrarse se usa al menos una cantidad estequiométrica.
La temperatura de reacción de la hidrogenólisis está en el intervalo de 10-50°C, preferiblemente en el intervalo de 15-30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 0,5-3 horas, preferiblemente en el intervalo de 0,5-2 horas.
Cuando el grupo amino y el grupo benciloxicarbonilo como el grupo protector para el mismo están presentes en la cadena lateral Rc del compuesto de fórmula (IIa), pueden protegerse de nuevo mediante el grupo tercbutoxicarbonilo en presencia de di-terc-butoxicarbonildicarbonato simultáneamente con la reacción de hidrogenólisis mencionada anteriormente.
Una cantidad del di-terc-butoxicarbonildicarbonato que va a añadirse es de 1-2 equivalentes basándose en el compuesto de fórmula (IIa), preferiblemente 1-1,2 equivalentes.
Después de la finalización de la reacción, el compuesto de fórmula (IIb) puede aislarse mediante las operaciones habituales tales como filtración del catalizador, y evaporación del disolvente para concentrar la mezcla.
Posteriormente, la etapa de conducir al compuesto de fórmula (III) sulfatando el grupo hidroxilo en la posición 6 del compuesto de fórmula (IIb) en presencia de una base, y desproteger el grupo protector en la cadena lateral (RcO), si es necesario, puede llevarse a cabo tal como sigue.
Como disolvente que va a usarse para sulfatación pueden mencionarse agua, metanol, etanol, isopropanol, diclorometano, cloroformo, 1,2-dicloroetano, piridina, acetonitrilo y dimetilformamida, preferiblemente diclorometano, piridina y acetonitrilo, que pueden usarse de manera individual o en mezcla.
Como base que va a usarse para la reacción pueden mencionarse trietilamina, tributilamina, diisopropiletilamina, N-metilmorfolina, piridina, 2-picolina, 3-picolina, 2,6-lutidina, 2,4,6-colidina, 4-dimetilaminopiperidina y N-metilimidazol, preferiblemente piridina, 2-picolina y 2,6-lutidina, y se usa en el intervalo de 1,0 a una cantidad de disolvente basándose en el compuesto de fórmula (IIb), preferiblemente en el intervalo de 3,0 a una cantidad de disolvente. Como material que va a usarse como agente de sulfatación pueden mencionarse ácido clorosulfónico, complejo de trióxido de azufre-piridina, complejo de trióxido de azufre-dimetilformamida, complejo de trióxido de azufretrimetilamina y complejo de trióxido de azufre-trietilamina, preferiblemente complejo de trióxido de azufre-piridina o complejo de trióxido de azufre-dimetilformamida, y se usa en el intervalo de 1-4 equivalentes basándose en el compuesto de fórmula (IIb), preferiblemente 2-3 equivalentes. La temperatura de reacción está en el intervalo de 0-50°C, preferiblemente 10-30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 12-48 horas, preferiblemente en el intervalo de 12-24 horas.
Después de la finalización de la reacción, el compuesto de fórmula (III) puede obtenerse como sal de piridinio de ácido sulfónico mediante filtración y evaporación del disolvente para concentrar la mezcla de reacción, y realizando un tratamiento con una disolución de base inorgánica acuosa que contiene sodio tal como una disolución de bicarbonato de sodio acuosa para dar una sal de sodio, añadiendo 1-3 equivalentes en mol de hidrogenosulfato de tetrabutilamonio a la disolución acuosa de la sal de sodio, y extrayendo con un disolvente orgánico tal como acetato de etilo para dar una sal de tetrabutilamonio, y la disolución acuosa mencionada anteriormente se ajusta al pH óptimo para dar una sal intramolecular, para proporcionar a la siguiente etapa o el producto se purifica para preparar un compuesto de fórmula (III) como forma final.
En este caso, el pH óptimo significa el intervalo de pH en el que el compuesto de fórmula (III) puede estar presente de manera estable como sal intramolecular. El intervalo de pH 4-7 se selecciona para aislar el compuesto como una sal intramolecular, más preferiblemente en el intervalo de pH 5-6.
Cuando el grupo protector (por ejemplo, un grupo terc-butoxicarbonilo) está presente en la cadena lateral (RcO) de fórmula (III), se aplica adicionalmente a la etapa de desprotección.
Como la etapa de desproteger el grupo terc-butoxicarbonilo en la cadena lateral (RcO), se emplea desprotección en condiciones ácidas.
Como ejemplos del disolvente que va a usarse para la reacción pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, tetrahidrofurano, dioxano, diclorometano, cloroformo, 1,2-dicloroetano y 2,2,2-trifluoroetanol, preferiblemente diclorometano, acetato de etilo o 2,2,2-trifluoroetanol.
Como ejemplos del ácido que va a usarse para desprotección en condiciones ácidas pueden mencionarse ácido clorhídrico, ácido sulfúrico, ácido fosfórico, ácido fórmico, ácido trifluoroacético, ácido metanosulfónico, ácido trifluorometanosulfónico, ácido clorometanosulfónico y ácido tetrafluorobórico, preferiblemente ácido clorhídrico, ácido sulfúrico, ácido trifluoroacético, ácido metanosulfónico y ácido tetrafluorobórico, más preferiblemente ácido clorhídrico, ácido sulfúrico y ácido trifluoroacético. El ácido se usa en el intervalo de 1 equivalente a una cantidad de disolvente basándose en el compuesto de fórmula (III), preferiblemente de 3 veces la cantidad a una cantidad de disolvente. La temperatura de reacción está en el intervalo de -25 a 50°C, preferiblemente de -10 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 30 minutos a 5 horas, preferiblemente en el intervalo de 30 minutos a 1 hora.
Después de la finalización de la desprotección, el disolvente de la mezcla de reacción se evapora para concentrar la mezcla o se añade un disolvente malo para precipitar el producto en bruto y luego la mezcla se prepara en una disolución acuosa con el pH óptimo en el intervalo de pH 5 a 6, y se somete a precipitación de nuevo, o purificación usando sílice de octadecilo (ODS), una resina sintética tal como DIAION HP-20 y s EpABEADS SP207, y una resina de intercambio iónico tal como DOWEX 50W-X8 (tipo Na), reprecipitación adicional o liofilización para obtener un compuesto de fórmula (III) como forma final.
Además, el procedimiento de preparación del compuesto de fórmula (III) y (2S,5R)-7-oxo-N-(2-aminoetoxi)-6-sulfooxi-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de fórmula (III-059):

se explicará en detalle.
La etapa de preparar (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de metilo de fórmula (4b) o un clorhidrato del mismo puede llevarse a cabo tal como sigue.
La esterificación de metilo del ácido (2S,5S)-5-hidroxi-piperidin-2-carboxílico comercialmente disponible de fórmula (7) o un clorhidrato del mismo se lleva a cabo en metanol con calentamiento en presencia de un ácido adecuado. Como ácido que va a usarse pueden mencionarse cloruro de hidrógeno, ácido sulfúrico, ácido perclórico, ácido metanosulfónico y ácido p-toluenosulfónico, preferiblemente cloruro de hidrógeno. Cuando se usa cloruro de hidrógeno, se usa en una cantidad de 3-6 equivalentes, preferiblemente 4-5 equivalentes basándose en una razón en número/peso molar de aminoácido obtenida a partir de una cantidad que consume ácido/base del compuesto de fórmula (7). La reacción se lleva a cabo a reflujo durante 2-4 horas, preferiblemente 3 horas. Después de la finalización de la reacción, el residuo obtenido al concentrar la mezcla de reacción se hace básico, y se extrae con un disolvente orgánico adecuado para aislar (2S,5S)-5-hidroxipiperidin-2-carboxilato de metilo de fórmula (8). Como base que va a usarse pueden mencionarse hidróxido de sodio, carbonato de sodio y carbonato de potasio, preferiblemente carbonato de potasio. Como disolvente que va a usarse para extracción pueden mencionarse dietil éter, acetato de etilo, diclorometano, cloroformo, preferiblemente acetato de etilo. El compuesto aislado de fórmula (8) puede aplicarse a la siguiente etapa sin purificación adicional.
La trifluoroacetilación de (2S,5S)-5-hidroxipiperidin-2-carboxilato de metilo de fórmula (8) se lleva a cabo mediante la reacción con anhídrido trifluoroacético en presencia de trietilamina. El anhídrido trifluoroacético se usa en una cantidad en el intervalo de 0,9-1,3 equivalentes, preferiblemente 1,0 equivalente basándose en la suma total de una razón en número/peso molar del compuesto de fórmula (8) obtenida mediante el método de HPLC marcado previamente y una razón en número/peso molar de aminoácido obtenida a partir de una cantidad que consume ácido. Además, se usa trietilamina en una cantidad que duplica la del anhídrido trifluoroacético. El disolvente de
reacción se selecciona de diclorometano, cloroformo, dicloroetano, acetato de etilo y tetrahidrofurano, preferiblemente acetato de etilo. La reacción se lleva a cabo a una temperatura en el intervalo de -70°C a 0°C, preferiblemente de - 40°C a 0°C, y un tiempo de reacción en el intervalo de 60-120 minutos, preferiblemente 60-90 minutos. Puede aislarse (2S,5S)-5-hidroxi-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de metilo de fórmula (9) añadiendo agua a la mezcla de reacción para hidrolizar el grupo trifluoroacetoxilo en la posición 5 solo, luego lavando con ácido/base habitual y concentrando la mezcla a presión reducida. El compuesto aislado de fórmula (9) puede aplicarse a la siguiente etapa sin purificación adicional.
La etapa de benciloxiaminación del grupo hidroxilo en la posición 5 de (2S,5S)-5-hidroxi-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de metilo de fórmula (9) puede llevarse a cabo haciéndolo reaccionar con anhídrido trifluorometanosulfónico en una cantidad de 1-1,1 equivalentes, preferiblemente 1 equivalente en presencia de 2,6-lutidina en una cantidad de 1-1,2 equivalentes, preferiblemente 1,1 equivalentes basándose en el título de HPLC del compuesto de fórmula (9) en el sistema de reacción para preparar un éster de ácido trifluorometanosulfónico, haciendo reaccionar posteriormente el compuesto resultante con benciloxiamina en una cantidad de 1-3 equivalentes, preferiblemente 2 equivalentes en presencia de 2,6-lutidina en una cantidad de 1-1,2 equivalentes, preferiblemente 1,1 equivalentes. El disolvente de reacción se selecciona de diclorometano, cloroformo, 1,2-diclorometano, tetrahidrofurano y acetonitrilo, preferiblemente acetonitrilo. La reacción se lleva a cabo a una temperatura en el intervalo de -50°C a 50°C, preferiblemente de -35°C a 0°C, y un tiempo de reacción en el intervalo de 1-5 días, preferiblemente 2-3 días. Puede aislarse (2S,5R)-5-(benciloxiamino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de metilo de fórmula (10) y purificarse concentrando la mezcla de reacción a presión reducida, diluyendo el residuo con un disolvente tal como acetato de etilo, lavando con ácido/base habitual, y concentrando la mezcla a presión reducida para preparar un compuesto en bruto de fórmula (10), luego, disolviendo el producto en bruto en acetato de etilo y añadiendo una disolución de cloruro de hidrógeno-acetato de etilo a lo mismo para obtener un clorhidrato del compuesto de fórmula (10).
La retirada del grupo 2,2,2-trifluoroacetilo de (2S,5R)-5-(benciloxi-amino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de metilo de fórmula (10) puede llevarse a cabo en metanol con calentamiento en presencia de un ácido adecuado. El ácido que va a usarse es de manera adecuada cloruro de hidrógeno, ácido sulfúrico, ácido perclórico, ácido metanosulfónico y ácido p-toluenosulfónico, preferiblemente cloruro de hidrógeno. Una cantidad de cloruro de hidrógeno que va a usarse está en el intervalo de 10-20 equivalentes, preferiblemente 13-18 equivalentes basándose en la cantidad del compuesto de fórmula (10). El tiempo de reacción es de 1-4 días, preferiblemente 1-3 días. Cuando se usa un ácido distinto del cloruro de hidrógeno, el residuo obtenido al concentrar la mezcla de reacción a presión reducida se hace básico, se extrae una vez una base libre de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de fórmula (4b) con un disolvente orgánico adecuado, y luego, se añade un ácido seleccionado de ácido oxálico y cloruro de hidrógeno a lo mismo para aislar y purificar el compuesto objetivo como una sal. Cuando se usa cloruro de hidrógeno, la mezcla de reacción se concentra y se añade acetato de etilo como un disolvente malo para aislar y purificar un clorhidrato del compuesto de fórmula (4b).
En este caso, el compuesto de fórmula (4b) puede aislarse fácilmente y purificarse como un clorhidrato mediante cristalización de modo que es un producto intermedio muy ventajoso a nivel industrial.
El compuesto de la siguiente fórmula (IV-a2), (IV-a3) o (IV-a4):

en la fórmula anterior (IV-a2), (IV-a3) o (IV-a4), TFA es trifluoroacetilo, Boc es terc-butoxicarbonilo, Teoc es 2-trimetilsililetoxicarbonilo y OBn es benciloxilo, puede preparase el siguiente esquema 5:
Esquema 5

en el esquema anterior, el TFA libre es ácido trifluoroacético, TFA unido a la fórmula química es trifluoroacetilo, t-Bu es terc-butilo, OBn es benciloxilo, Boc2O es di-terc-butoxidicarbonato, TeocO-Su es N-(2-trimetilsililetoxicarboniloxi)succinimida, Boc es terc-butoxicarbonilo, y Teoc es 2-trimetilsililetoxicarbonilo, del compuesto de fórmula (IV) o la fórmula (4b) en el esquema de síntesis 2 del ácido carboxílico ópticamente activo (6b), y mediante el método mostrado en los ejemplos.
Es decir, el compuesto de fórmula (IV-a2) puede prepararse escindiendo el éster terc-butoxílico del compuesto de fórmula (IV) con una cantidad de disolvente de ácido trifluoroacético en un disolvente de la serie de halógenos tal como diclorometano y cloroformo.
Además, el compuesto de fórmula (IV-a1) puede obtenerse retirando el trifluoroacetilo del compuesto de fórmula (IV) con una base seleccionada de hidróxido de sodio e hidróxido de potasio en dioxano hidratado, escindiendo el éster terc-butoxílico mediante un ácido seleccionado de ácido clorhídrico, ácido sulfúrico, ácido trifluoroacético o ácido metanosulfónico para preparar una sal del compuesto de fórmula (IV-a1), que puede usarse en la siguiente etapa después del aislamiento o sin aislamiento. Además, el éster metílico del clorhidrato del compuesto de fórmula (4b)
se escinde en condiciones básicas similares para preparar una disolución del compuesto de fórmula (IV-a1) y el compuesto puede usarse en la siguiente etapa sin aislamiento.
Los compuestos de las fórmulas (IV-a3) y (IV-a4) pueden prepararse disolviendo el compuesto de fórmula (IVa1) en dioxano acuoso o tetrahidrofurano acuoso, y haciendo reaccionar con un agente de terc-butoxicarbonilación seleccionado de Boc2O (di-terc-butoxidicarbonato), Boc-ON (2-(terc-butoxicarboniloxiimino)-2-fenilacetonitrilo) y Boc-OSu (N-(terc-butoxicarboniloxi)succinimida), o con N-(2-trimetilsililetoxicarboniloxi)succinimida en presencia de una base seleccionada de hidróxido de sodio, carbonato de sodio, carbonato de potasio y trietilamina. Ácido (2S,5R)-5-(benciloxiamino)piperidin-2-carboxílico, ácido (2S,5R)-5-(benciloxiamino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxílico, ácido (2S,5R)-5-(benciloxiamino)-1-(terc-butoxicarbonil)piperidin-2-carboxílico y ácido (2s ,5R)-5-(benciloxiamino)-1-((2-(trimetilsilil)etoxi)carbonil)piperidin-2-carboxílico, que son las fórmulas (IV-a1), (IV-a2), (IV-a3) y (IV-a4), respectivamente, en el esquema anterior 5 son cada uno un compuesto nuevo, y tienen utilidad no sólo en el campo de la presente invención sino como materiales de partida generales.
Entre las fórmulas anteriores (IV-a2), (IV-a3) y (IV-a4), la etapa de obtener el compuesto de fórmula (IV-b2-Boc-059), (IV-b3-Cbz-059), (IV-b4-Boc-059):

en la fórmula anterior (IV-b2-Boc-059), (IV-b3-Cbz-059), (IV-b4-Boc-059), TFA es trifluoroacetilo, Boc es tercbutoxicarbonilo, Cbz es benciloxicarbonilo, Teoc es 2-trimetilsililetoxicarbonilo y OBn es benciloxilo, sometiendo a acoplamiento los compuestos de las fórmulas (IV-a2) y (IV-a4) mediante el método de usar 2-(aminooxi)etilcarbamato de terc-butilo y un éster activo, una amida activa o un agente de deshidratacióncondensación, y sometiendo a acoplamiento el compuesto de fórmula (IV-a3) mediante el método de usar 2-(aminooxi)etilcarbamato de bencilo y un éster activo, una amida activa o un agente de deshidratación-condensación puede llevarse a cabo tal como sigue.
Una cantidad del 2-(aminooxi)etilcarbamato de terc-butilo o 2-(aminooxi)etilcarbamato de bencilo que va a usarse es de 1 a 2 equivalentes basándose en el compuesto de fórmula (IV-a2), (IV-a3) o (IV-a4), preferiblemente de 1,0 a 1,5 equivalentes.
Se lleva a cabo acoplamiento usando el agente de deshidratación-condensación en muchos casos añadiendo un grupo éster activo o un grupo amida activo como catalizador para formar un éster activo o una amida activa en el sistema de reacción, y los ejemplos específicos se mencionan y se explican a continuación.
Como ejemplos del disolvente que va a usarse cuando se usa el agente de deshidratación-condensación pueden mencionarse acetato de etilo, tolueno, tetrahidrofurano, dioxano, acetonitrilo, diclorometano, cloroformo, dimetilformamida y dimetilacetamida, preferiblemente acetato de etilo, tetrahidrofurano, diclorometano, acetonitrilo, dimetilformamida y dimetilacetamida.
Cuando se usa un agente de esterificación activo o un agente de amidación activo, la reacción se lleva a cabo en presencia de una base, si es necesario. Como base que va a usarse para la reacción pueden mencionarse trietilamina, diisopropiletilamina, tributilamina, N-metilmorfolina y 4-dimetilaminopiridina, preferiblemente trietilamina, y se usa en el intervalo de 1-3 equivalentes basándose en el compuesto de fórmula (IV-b2-Boc-059), (IV-b3-Cbz-059) o (IV-b4-Boc-059) según la necesidad, preferiblemente 1-1,5 equivalentes.
Como agente de deshidratación-condensación puede usarse carbodiimida sola tal como N,N'-diisopropilcarbodiimida, N,N'-diciclohexilcarbodiimida y clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida, o una combinación con un grupo éster activo tal como 1-hidroxibenzotriazolmonohidratado, N-hidroxisuccinimida y 2-hidroxipiridine-N-óxido, y además un agente de amidación activo o un agente de esterificación activo tal como carbonildiimidazol, hexafluorofosfato de benzotriazol-1-iloxi-tris(dimetilamino)fosfonio, yoduro de 2-cloro-1-metilpiridinio y cloruro de 4-(4,6-dimetoxi-1,3,5-triazin-2-il)-4-metilmorfolinio, preferiblemente clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida en combinación con 1-hidroxibenzotriazolmonohidratado, o seleccionarse yoduro de 2-cloro-1-metilpiridinio, y se usa clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida en el intervalo de 1-2 equivalentes en mol y 1-hidroxibenzotriazolmonohidratado en el intervalo de 1-2 equivalentes basándose en el compuesto de fórmula (IV-a2), (IV-a3) o (IVa4), preferiblemente 1-1,3 equivalentes de clorhidrato de 1-etil-3-(3dimetilaminopropil)carbodiimida y 0,1-0,3 equivalentes de 1-hidroxibenzotriazolmonohidratado. La temperatura de reacción está en el intervalo de -40°C a temperatura ambiente, preferiblemente en el intervalo de -20°C a temperatura ambiente. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 30 minutos a 1 día, preferiblemente 2-16 horas.
El compuesto de fórmula (IV-b2-Boc-059), (IV-b3-Cbz-059) o (IV-b4-Boc-059) que es un producto de acoplamiento puede aislarse después de la finalización de la reacción, diluyendo la mezcla de reacción con un disolvente adecuado, lavando sucesivamente con agua, un ácido diluido, una disolución de base acuosa (por ejemplo, ácido clorhídrico diluido, monohidrogenosultado de potasio, ácido cítrico, o una disolución de bicarbonato de sodio acuosa), y evaporando el disolvente para concentrar la mezcla de reacción. Como disolvente orgánico que va a usarse para dilución pueden mencionarse dietil éter, acetato de etilo, acetato de butilo, tolueno, diclorometano y cloroformo, preferiblemente acetato de etilo.
Entonces, la etapa de retirar el grupo trifluoroacetilo del compuesto de fórmula (IV-b2-Boc-059) mediante un tratamiento de base para preparar un compuesto de fórmula (IV-c-Boc-059):
[Fórmula química 72]

en la fórmula anterior (IV-c-Boc-059) o (IV-c-Cbz-059), Boc es terc-butoxicarbonilo, Cbz es benciloxicarbonilo, y OBn es benciloxilo, puede llevarse a cabo tal como sigue.
Como ejemplos del disolvente que va a usarse para la retirada del grupo trifluoroacetilo pueden mencionarse agua, metanol, etanol, isopropanol, tetrahidrofurano, dioxano, diclorometano, cloroformo y 1,2-dicloroetano, preferiblemente agua, metanol, tetrahidrofurano y dioxano, que pueden usarse de manera individual o en mezcla, más preferiblemente dioxano acuoso o tetrahidrofurano.
Como ejemplos de la base que va a usarse pueden mencionarse hidróxido de litio, hidróxido de sodio, hidróxido de potasio, hidróxido de cesio, carbonato de litio, carbonato de sodio, carbonato de potasio y carbonato de cesio, preferiblemente hidróxido de litio, hidróxido de sodio e hidróxido de potasio, más preferiblemente hidróxido de sodio, y se usa en el intervalo de 2 a 4 equivalentes basándose en el compuesto de fórmula (IV-b2), preferiblemente de 2 a 3 equivalentes.
La temperatura de reacción está en el intervalo de -20 a 30°C, preferiblemente en el intervalo de 0 a 10°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 1-16 horas, preferiblemente en el intervalo de 1 3 horas.
El compuesto de fórmula (IV-c-Boc-059) que tiene el grupo RcONHCO que muestra una propiedad ácida débil es una sustancia anfótera, de modo que hay un intervalo de pH óptimo para obtener el compuesto como una base libre. El pH óptimo está en el intervalo de pH 6-9, preferiblemente en el intervalo de pH 6-8.
El compuesto de fórmula (IV-c-Boc-059) puede aislarse diluyendo la mezcla de reacción con un disolvente orgánico, ajustando la mezcla al pH óptimo, y extrayendo la mezcla con un disolvente. Como disolvente orgánico que va a usarse para diluir la mezcla de reacción básica pueden mencionarse dietil éter, acetato de etilo, acetato de butilo, tolueno, diclorometano y cloroformo, preferiblemente acetato de etilo o diclorometano.
Además, la etapa de retirar el grupo terc-butoxicarbonilo del compuesto de fórmula (IV-b3-Cbz-059) mediante un tratamiento con ácido para preparar un compuesto de fórmula (IV-c-Cbz-059) puede llevarse a cabo tal como sigue. Como disolvente que va a usarse para la retirada del grupo terc-butoxicarbonilo pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, dioxano, diclorometano, cloroformo, 1,2-dicloroetano y 2,2,2-trifluoroetanol, preferiblemente metanol, etanol, acetato de etilo, dioxano y diclorometano, que pueden usarse de manera individual o en mezcla.
Como ácido que va a usarse para la reacción pueden mencionarse ácido clorhídrico, ácido sulfúrico, ácido fosfórico, ácido fórmico, ácido trifluoroacético, ácido metanosulfónico, ácido trifluorometanosulfónico, ácido clorometanosulfónico y ácido tetrafluorobórico, preferiblemente ácido clorhídrico, ácido sulfúrico, ácido metanosulfónico y ácido trifluoroacético, más preferiblemente ácido clorhídrico o ácido trifluoroacético. El ácido se
usa en el intervalo de 1 equivalente a una cantidad de disolvente basándose en el compuesto de fórmula (IV-b3-Cbz-059), preferiblemente de 5 veces la cantidad a una cantidad de disolvente.
La temperatura de reacción está en el intervalo de -25 a 50°C, preferiblemente en el intervalo de -10 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 1-6 horas, preferiblemente en el intervalo de 1-3 horas.
El compuesto de fórmula (IV-c-Cbz-059) que tiene el grupo RcONHCO que muestra una propiedad ácida débil es una sustancia anfótera, de modo que hay un intervalo de pH óptimo para obtener el compuesto como una base libre. El pH óptimo está en el intervalo de pH 6-9, preferiblemente en el intervalo de pH 6-8.
El compuesto de fórmula (IV-c-Cbz-059) puede aislarse diluyendo la mezcla de reacción con un disolvente orgánico, ajustando la mezcla al pH óptimo, y extrayendo la mezcla con un disolvente. Como disolvente orgánico que va a usarse para diluir la mezcla de reacción básica pueden mencionarse dietil éter, acetato de etilo, acetato de butilo, tolueno, diclorometano y cloroformo, preferiblemente acetato de etilo o diclorometano.
La etapa de retirar el 2-trimetilsililetoxicarbonilo del compuesto de fórmula (IV-b4-Boc-059) mediante un fluoruro para preparar un compuesto de fórmula (IV-c-Boc-059) puede llevarse a cabo tal como sigue.
Como disolvente que va a usarse para la retirada del 2-trimetilsililetoxicarbonilo pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, dioxano, tetrahidrofurano, acetonitrilo, dimetilformamida y dimetilacetamida, preferiblemente dioxano, tetrahidrofurano y acetonitrilo.
Como fluoruro que va a usarse para la reacción pueden mencionarse fluoruro de sodio, fluoruro de potasio, fluoruro de cesio, ácido fluorhídrico, fluoruro de hidrógeno-piridina, fluoruro de tetrabutilamonio, preferiblemente fluoruro de tetrabutilamonio, y se usan 2-6 equivalentes basándose en el compuesto de fórmula (IV-b4-Boc-059), preferiblemente 2-3 equivalentes.
La temperatura de reacción está en el intervalo de 0-100°C, preferiblemente en el intervalo de 25-60°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 1-48 horas, preferiblemente en el intervalo de 12-24 horas.
El compuesto de fórmula (IV-c-Boc-059) puede aislarse diluyendo la mezcla de reacción con un disolvente orgánico, ajustando la mezcla al pH óptimo, y extrayendo la mezcla con un disolvente de la misma manera que en la fórmula (IV-b2-Boc-059). Como disolvente orgánico que va a usarse para diluir la mezcla de reacción básica pueden mencionarse dietil éter, acetato de etilo, acetato de butilo, tolueno, diclorometano y cloroformo, preferiblemente acetato de etilo.
A continuación, la etapa de preparar un compuesto de fórmula (IIa-Boc-059) o (IIa-Cbz-059):

en la fórmula anterior (IIa-Boc-059) o (IIa-Cbz-059), Boc es terc-butoxicarbonilo, Cbz es benciloxicarbonilo y OBn es benciloxilo,
sililando el compuesto de fórmula (IV-c-Boc-059) o (IV-c-Cbz-059) en el sistema de reacción, sometiendo continuamente a reacción de formación de urea intramolecular puede llevarse a cabo tal como sigue.
Como ejemplos del disolvente que va a usarse para la reacción pueden mencionarse acetato de etilo, tetrahidrofurano, dioxano, acetonitrilo, dimetilformamida, dimetilacetamida, diclorometano, cloroformo y 1,2-dicloroetano, preferiblemente acetonitrilo.
Como ejemplos de la base orgánica que va a usarse para la reacción pueden mencionarse trietilamina, diisopropiletilamina, tributilamina y N-metilmorfolina, preferiblemente trietilamina, y se usa en el intervalo de 3-6 equivalentes basándose en el compuesto de fórmula (IV-c-Boc-059) o la fórmula (IV-c-Cbz-059), preferiblemente 3-4 equivalentes.
Como agente de sililación que va a usarse para la reacción puede mencionarse un clorotrialquilsilano tal como clorotrimetilsilano, clorotrietilsilano, clorotriisopropilsilano y cloro-terc-butildimetilsilano; trifluorometanosulfonato de trimetilsililo y trifluorometanosulfonato de terc-butildimetilsililo, preferiblemente clorotrimetilsilano, y se usa en el intervalo de 1-3 equivalentes basándose en el compuesto de fórmula (IV-c-Boc-059) o la fórmula (IV-c-Cbz-059), preferiblemente 1-2 equivalentes.
Como agente formador de urea que va a usarse para la reacción pueden mencionarse fosgeno, difosgeno, trifosgeno y carbonildiimidazol, preferiblemente fosgeno y difosgeno, y se usa en el intervalo de 0,5-2 equivalentes basándose en el compuesto de fórmula (IV-c-Boc-059) o la fórmula (IV-c-Cbz-059), preferiblemente 0,5-1,0 equivalentes. En ese momento, para completar la formación de urea, se usa una cantidad catalítica de 4-dimetilaminopiridina en el intervalo de 0,1-1 equivalentes basándose en el compuesto de fórmula (IV-c), preferiblemente 0,1-0,2 equivalentes. La temperatura de reacción está en el intervalo de -25 a 50°C, preferiblemente de -15 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 10 minutos a 24 horas, preferiblemente en el intervalo de 10 minutos a 16 horas.
El compuesto formado de fórmula (IIa-Boc-059) o (IIa-Cbz-059) puede aislarse mediante el tratamiento posterior convencional tal como evaporando el disolvente orgánico de la mezcla de reacción para concentrarlo, diluyendo con un disolvente, lavando con un ácido y una base, secando, y evaporando el disolvente para concentrarlo.
A continuación, la etapa de preparar un compuesto de fórmula (IIb-Boc-059):
[Fórmula química 74]
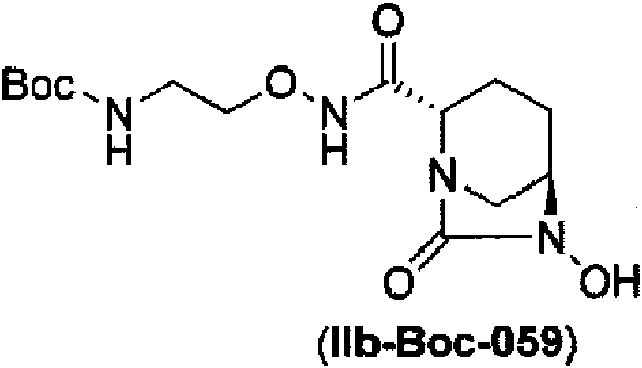
en la fórmula anterior (IIb-Boc-059), Boc es terc-butoxicarbonilo, escindiendo el bencilo del benciloxilo en la posición 6 del compuesto de fórmula (IIa-Boc-059) usando un catalizador de hidrogenólisis bajo una atmósfera de hidrógeno, o retirando el bencilo del benciloxilo en la posición 6 del compuesto de fórmula (IIa-Cbz-059) usando catalizador de hidrogenólisis bajo una atmósfera de hidrógeno, y simultáneamente sometiendo a terc-butoxicarbonilación puede llevarse a cabo tal como sigue.
Como disolvente que va a usarse para la reacción pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, tetrahidrofurano y dioxano, preferiblemente metanol o tetrahidrofurano, que pueden usarse de manera individual o en mezcla.
Como catalizador de hidrogenólisis pueden mencionarse óxido de platino, hidróxido de paladio, negro de paladio o paladio-carbono, preferiblemente paladio-carbono.
Se emplea una cantidad del catalizador en el intervalo del 5 al 50% en peso en el peso seco basándose en el compuesto de fórmula (V-2), preferiblemente del 5 al 20% en peso.
Una fuente de suministro del hidrógeno que va a usarse para la hidrogenólisis es un gas hidrógeno, y una presión de hidrógeno se selecciona en el intervalo de presión atmosférica a 1 MPa, más preferiblemente de presión atmosférica a 0,5 MPa. Como fuente de suministro del hidrógeno, pueden usarse formiato de amonio, ciclohexeno o ciclohexadieno como otro método. Como cantidad del hidrógeno que va a suministrarse se usa al menos una cantidad estequiométrica.
La temperatura de reacción de la hidrogenólisis está en el intervalo de 10 a 50°C, preferiblemente en el intervalo de 15 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 0,5 a 3 horas, preferiblemente en el intervalo de 0,5 a 2 horas. Como en el compuesto de fórmula (IIa-Cbz-059), cuando el compuesto tiene benciloxicarbonilo que se separa del benciloxilo en la posición 6, puede protegerse de nuevo mediante el tercbutoxicarbonilo en presencia de di-terc-butoxicarbonildicarbonato simultáneamente con la reacción de hidrogenólisis mencionada anteriormente.
Una cantidad del di-terc-butoxicarbonildicarbonato que va a añadirse es de 1 a 2 equivalentes basándose en el compuesto de fórmula (IIa-Cbz-059), preferiblemente de 1 a 1,2 equivalentes. Después de la finalización de la reacción, el compuesto de fórmula (IIb-Boc-059) formado en el sistema de reacción puede aislarse mediante las operaciones habituales tales como filtración del catalizador, y evaporación del disolvente para concentrar la mezcla.
A continuación, la etapa de preparar un compuesto de fórmula (III-Boc-059):
[Fórmula química 75]

en la fórmula anterior (III-Boc-059), Boc es terc-butoxicarbonilo, y M es H, piridinio, sodio o tetrabutilamonio, sulfatando el grupo hidroxilo en la posición 6 del compuesto de fórmula (IIb-Boc-059) en presencia de una base orgánica puede llevarse a cabo tal como sigue.
Como ejemplos del disolvente que va a usarse para sulfatación pueden mencionarse agua, metanol, etanol, isopropanol, diclorometano, cloroformo, 1,2-dicloroetano, piridina, acetonitrilo y dimetilformamida, preferiblemente diclorometano, piridina o acetonitrilo.
Como base orgánica que va a usarse para la reacción pueden mencionarse trietilamina, tributilamina, diisopropiletilamina, N-metilmorfolina, piridina, 2-picolina, 3-picolina, 2,6-lutidina, 2,4,6-colidina, 4-dimetilaminopiperidina y N-metilimidazol, preferiblemente piridina, 2-picolina y 2,6-lutidina, y se usa en el intervalo de 1,0 a una cantidad de disolvente basándose en el compuesto de fórmula (IIb-Boc-059), preferiblemente en el intervalo de 3,0 a una cantidad de disolvente.
Como material que va a usarse como reactivo de sulfatación pueden mencionarse ácido clorosulfónico, complejo de trióxido de azufre-piridina, complejo de trióxido de azufre-dimetilformamida, complejo de trióxido de azufretrimetilamina y complejo de trióxido de azufre-trietilamina preferiblemente complejo de trióxido de azufre-piridina, y se usa en el intervalo de 1-4 equivalentes basándose en el compuesto de fórmula (IIb-Boc-059), preferiblemente 1-3 equivalentes.
La temperatura de reacción está en el intervalo de 0-50°C, preferiblemente 10-30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 12-48 horas, preferiblemente en el intervalo de 12-24 horas.
Después de la finalización de la reacción, el compuesto de fórmula (III-Boc-059) puede obtenerse como una sal de piridinio de ácido sulfónico mediante filtración y evaporación del disolvente para concentrar la mezcla de reacción, y tratándolo con una disolución de base inorgánica acuosa que contiene sodio tal como una disolución de bicarbonato de sodio acuosa para dar una sal de sodio, retirando una base orgánica en exceso mediante lavado con un disolvente y añadiendo 1-3 equivalentes en mol, preferiblemente 1-2 equivalentes de hidrogenosulfato de tetrabutilamonio, y extrayendo con un disolvente orgánico tal como acetato de etilo para dar una sal de tetrabutilamonio, que puede aplicarse a la siguiente etapa sin purificación.
A continuación, la etapa de preparar el (III-059) mencionado anteriormente mediante desprotección del tercbutoxicarbonilo del compuesto de fórmula (III-Boc-059) con un ácido seleccionado de ácido clorhídrico, ácido sulfúrico, ácido metanosulfónico, ácido trifluoroacético y ácido tetrafluorobórico puede llevarse a cabo tal como sigue.
Como ejemplos del disolvente que va a usarse para la reacción pueden mencionarse agua, metanol, etanol, isopropanol, acetato de etilo, tetrahidrofurano, dioxano, diclorometano, cloroformo, 1,2-dicloroetano y 2,2,2-trifluoroetanol, preferiblemente diclorometano o 2,2,2-trifluoroetanol.
Como ejemplos del ácido que va a usarse para desprotección en condiciones ácidas pueden mencionarse ácido clorhídrico, ácido sulfúrico, ácido fosfórico, ácido fórmico, ácido trifluoroacético, ácido metanosulfónico, ácido trifluorometanosulfónico, ácido clorometanosulfónico y ácido tetrafluorobórico, preferiblemente ácido clorhídrico, ácido sulfúrico, ácido trifluoroacético, ácido metanosulfónico y ácido tetrafluorobórico. El ácido se usa en el intervalo de 1 equivalente a una cantidad de disolvente basándose en el compuesto de fórmula (III-Boc-059), preferiblemente de 5 veces la cantidad a una cantidad de disolvente. La reacción se lleva a cabo en el intervalo de -25 a 50°C, preferiblemente de-10 a 30°C. La reacción se lleva a cabo con un periodo de tiempo en el intervalo de 30 minutos a 5 horas, preferiblemente en el intervalo de 30 minutos a 1 hora.
Después de la finalización de la desprotección, el disolvente de la mezcla de reacción se evapora para concentrar la mezcla, el residuo obtenido se hace una disolución acuosa con un pH óptimo, y se somete a purificación con sílice de octadecilo (ODS), una resina sintética tal como HP-20 y SP207, o una resina de intercambio iónico tal como
DOWEX 50W-X8 (tipo Na), evaporación del disolvente para concentrar la mezcla y reprecipitación o liofilización para dar el compuesto de fórmula (III-059).
En este caso, el pH óptimo significa el intervalo de pH en el que el compuesto de fórmula (III-059) es capaz de existir de manera estable como una sal intramolecular. El intervalo de pH 4-7 se selecciona para aislar el compuesto como una sal intramolecular, más preferiblemente en el intervalo de pH 5-6.
Ejemplos
A continuación en el presente documento, la presente invención se ilustrará en más detalle mediante los ejemplos, pero no se pretende que la presente invención esté limitada por los ejemplos, siendo posibles diversas modificaciones.
Ejemplo de referencia 1
(2S,5S)-5-Hidroxipiperidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo (1)
Etapa 1: (S)-5-Oxopirrolidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo
Se disolvió ácido (S)-1-(benciloxicarbonil)-5-oxopirrolidin-2-carboxílico (100 g) en cloruro de metileno deshidratado (2 l), y en enfriamiento con hielo, se añadieron ácido sulfúrico concentrado (10 ml) e isobuteno (213 g), seguido por agitación durante la noche a 20°C o menos. Se añadió la mezcla de reacción a una disolución acuosa fría de carbonato de sodio mientras se prestaba atención a la efervescencia, seguido por la separación de líquidos de la fase orgánica, el lavado con salmuera saturada y el secado sobre sulfato de magnesio anhidro, luego se concentró el disolvente a presión reducida. Se sometió el residuo a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 7/3), y se cristalizó con hexano/acetato de etilo para proporcionar 80 g del compuesto del título como un polvo cristalino incoloro (rendimiento del 67%). Exceso enantiomérico del 99,9% de ee o más (CHIRALPAK AD-H, 4,6 x 150 mm, UV 210 nm, hexano/etanol = 2/1, velocidad de flujo 1 ml/min., tiempo de retención 4,2 min.).
[a]20o -43,3° (c 0,52 en CHCh), según E.K.Dolence et al., Journal of Medicinal Chemistry 1991, 34(3), 956-968: “Synthesis and siderophore activity of albomycin-like peptides derived from N5-acetyl-N5-hydroxy-L-ornithine” -41,8° (c 6,71, CHCla);
1H-RMN (400 MHz, CDCla) 81,39 (s, 9H), 2,04 (m, 1H), 2,32 (m, 1H), 2,51 (ddd, J = 17,6, 9,5, 3,2 Hz, 1H), 2,62 (ddd, J = 17,6, 10,5, 9,5 Hz, 1H), 4,55 (dd, J = 9,5, 2,7 Hz, 1H), 5,25 (d, J = 12,2 Hz, 1H), 5,30 (d, J = 12,2 Hz, 1H), 7,26-7,41 (m, 5H); EM m/z 320 (M+H).
Etapa 2: (S)-2-(Benciloxicarbonilamino)-5-oxo-6-dimetilsulfoxoniohexanoato de terc-butilo
A una disolución de yoduro de trimetilsulfoxonio (70,2 g) en N,N-dimetilformamida deshidratada (585 ml), bajo una atmósfera de argón, se le añadió terc-butóxido de potasio (36,8 g, 279 mmol), seguido por agitación a temperatura ambiente durante 1 hora. Luego, a 5°C o menos, se añadió (S)-5-oxopirrolidin-1,2-dicarboxilato de 1-bencilo y 2-tercbutilo (87,0 g) en un plazo de 20 minutos (se lavó con N,N-dimetilformamida deshidratada (87 ml)), seguido por dejar reaccionar a la misma temperatura durante 1 hora. Se añadió la mezcla de reacción a agua enfriada con hielo (2,6 l), saturada con cloruro de sodio, se extrajo con acetato de etilo (2,6 l x una vez, 1,3 l x dos veces, 650 ml x 4 veces),y se eliminó por destilación el disolvente de la fase orgánica a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (heptano/acetato de etilo = 1/2 ^ acetato de etilo/metanol = 19/1 ^ 9/1) para proporcionar 112,3 g del compuesto del título como un aceite de color amarillo pálido (cuantitativo).
1H-RMN (400 MHz, CDCla) 81,46 (s, 9H), 1,95 (m, 1H), 2,09 (m, 1H), 2,23-2,32 (m, 2H), 3,32 (s, 3H), 3,33 (s, 3H), 4,22 (m, 1H), 4,37 (s, 1H), 5,07 (d, J = 12,0 Hz, 1H), 5,13 (d, J = 12,0 Hz, 1H), 5,75 (d a, J = 8,0 Hz, 1H), 7,30-7,36 (m, 5H); EM m/z 412 (M+H).
Etapa 3: (S)-5-Oxopiperidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo
Se disolvió (S)-2-(benciloxicarbonilamino)-5-oxo-6-dimetilsulfoxoniohexanoato de terc-butilo (24,8 g) en 1,2-dicloroetano (774 ml), y, después de la desaireación, se añadió di-|i-clorobis-[(^-cicloocta-1,5-dieno)]diiridio (I) (388,5 mg) bajo una atmósfera de argón, seguido por la elevación de la temperatura y dejando reaccionar a 70°C durante 2 horas. Se eliminó por destilación el disolvente de la mezcla de reacción a presión reducida, y se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 2/1) para proporcionar 14,55 g del compuesto del título como un aceite rojo (rendimiento del 76%).1
1H-RMN (400 MHz, CDCh) 81,38 (s, 4,5H), 1,47 (s, 4,5H), 2,12-2,48 (m, 4H), 3,93 (d, J = 19,0 Hz, 0,5H), 4,00 (d, J = 18,8 Hz, 0,5H), 4,37 (d, J = 18,8 Hz, 0,5H), 4,46 (d, J = 19,0 Hz, 0,5H), 4,62 (dd, J = 7,3, 6,6 Hz, 0,5H), 4,77 (dd, J = 6,6, 5,9 Hz, 0,5H), 5,10-5,23 (m, 2H), 7,34-7,35 (m, 5H); EM m/z 334 (M+H).
Etapa 4: (2S,5S)-5-Hidroxipiperidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo (1)
Se enfrió con hielo una disolución de (S)-5-oxopiperidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo (14,55 g) en etanol (437 ml), y se añadió borohidruro de sodio (1,65 g), seguido por dejar reaccionar enfriando con hielo durante 20 minutos. Se añadió gota a gota disolución acuosa saturada de cloruro de amonio a la mezcla de reacción hasta que se extinguió la efervescencia, y se disolvió la sal generada con la adición de agua. Se eliminó por destilación el disolvente orgánico de la mezcla a presión reducida, y se extrajo la fase acuosa del residuo con acetato de etilo. Se lavó la fase orgánica con salmuera saturada, seguido por el secado sobre sulfato de magnesio anhidro, y se eliminó por destilación el disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 3/1 ^ 2/1) para proporcionar 13,35 g del compuesto del título como un aceite incoloro (rendimiento del 91%). Exceso enantiomérico del 98,8% de ee (CHIRALpAkAD-H, 4,6 x 150 mm, UV 210 nm, hexano/etanol = 4/1, velocidad de flujo 1 ml/min., tiempo de retención 9,1 min.).
[a]20D -29,7° (c 1,3, CHCla), según J.C. Jung et al., Tetrahedron Asymmetry 2006, 17(17), 2479-2486: “Diastereoselective synthesis of (2S,5S)-and (2S,5R)-N-benzyloxycarbonyl-5-hydroxypipecolic acids from trans-4-hydroxy-L-proline” -27,9° (c 2,0, CHCla);
1H-RMN (400 MHz, CDCh) 81,42 (s, 4,5H), 1,46 (s, 4,5H), 1,66-1,75 (m, 2H), 1,96-2,00 (m, 2H), 2,24-2,30 (m, 1H), 2,74-2,80 (m, 0,5H), 2,84-2,90 (m, 0,5H), 3,64 (s a, 1H), 4,15-4,20 (m, 0,5H), 4,23-4,27 (m, 0,5H), 4,65 (d, J = 5,4 Hz, 0,5H), 4,78 (d, J = 4,6 Hz, 0,5H), 5,07 (d, J = 12,5 Hz, 1H), 5,21 (d, J = 12,5 Hz, 1H), 7,26-7,37 (m, 5H); EM m/z 334 (M+H).
Síntesis secuencial de (2S,5S)-5-Hidroxipiperidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo (1)
Se disolvió (S)-2-(benciloxicarbonilamino)-5-oxo-6-dimetilsulfoxoniohexanoato de terc-butilo (112,3 g, 272 mmol) en 1,2-dicloroetano (3,4 l), y, después de la desaireación, se añadió di-|i-clorobis-[(^-cicloocta-1,5-dieno)]diiridio (I) (1,83 g) bajo una atmósfera de argón, seguido por la elevación de la temperatura hasta 70°C en un plazo de 1,75 horas y dejando reaccionar durante 1 hora. Después de enfriar hasta temperatura ambiente, se eliminó por destilación el disolvente de la mezcla de reacción a presión reducida, y se disolvió el residuo resultante en etanol (1,1 l). Se enfrió con hielo la mezcla, y se añadió borohidruro de sodio (5,14 g) en un plazo de 10 minutos, seguido por dejar reaccionar enfriando con hielo durante 20 minutos. Se añadió gota a gota disolución acuosa saturada de cloruro de amonio (265 ml) a la mezcla de reacción hasta que se extinguió la efervescencia, y se disolvió la sal generada con la adición de agua (250 ml). Se eliminó por destilación el disolvente orgánico de la mezcla a presión reducida, y se extrajo la fase acuosa del residuo con acetato de etilo (0,9 l x 3 veces). Se eliminó por destilación el disolvente a presión reducida, y se sometió el residuo resultante a cromatografía en columna de gel de sílice (heptano/acetato de etilo = 3/1 ^ 2/1) para proporcionar 66,82 g del compuesto del título como un aceite incoloro (rendimiento del 73%). Los datos instrumentales fueron consecuentes con los de la etapa 4 del ejemplo de referencia 1.
Ejemplo de referencia 2
Tetrahidro-2H-piran-4-carbohidrazida
Se agitó una disolución de tetrahidro-2H-piran-4-carboxilato de metilo (1,44 g, 10,0 mmol) en metanol (50 ml) a 50°C. A la mezcla de reacción, se le añadió hidrazina monohidratada (0,675 g), seguido por agitación a la misma temperatura durante 2 horas, tras la finalización de la reacción, se concentró la mezcla de reacción y se diluyó con cloruro de metileno, luego se lavó la disolución con disolución acuosa saturada de bicarbonato de sodio y salmuera saturada, y se secó la fase orgánica sobre sulfato de magnesio y se eliminó por destilación el disolvente a presión reducida para proporcionar 952 mg del compuesto del título (rendimiento del 66,1%).1
1H-RMN (400 MHz, CD3OD) 81,59-1,83 (m, 4H), 2,37-2,60 (m, 1H), 3,38-3,47 (m, 2H), 3,87-3,96 (m, 2H); EM m/z 145 [M+H]+.
Ejemplo de referencia 3
2-(Furan-2-carbonil)hidrazincarboxilato de bencilo
Se disolvió hidrazincarboxilato de bencilo (1,66 g, 10,0 mmol) en tetrahidrofurano (20 ml) y agua (20 ml) y se añadió hidrogenocarbonato de sodio (1,68 g) al mismo. Enfriando con hielo, se añadió de manera gradual cloruro de furan-2-carbonilo (1,30 g, 10 mmol), seguido por agitación durante 1 hora. Tras la finalización de la reacción, a la disolución de reacción se le añadieron 300 ml de acetato de etilo, seguido por el lavado con disolución saturada de cloruro de amonio y salmuera saturada. Se secó la fase orgánica sobre sulfato de magnesio, se eliminó por destilación el disolvente a presión reducida, y se disolvieron 5 ml de acetato de etilo en el residuo resultante, seguido por la adición de manera gradual de hexano (100 ml) para proporcionar 2,30 g del compuesto del título como un sólido (rendimiento del 88,4%).
1H-RMN (400 MHz, CDCI3) 8 5,18 (s, 2H), 6,51 (m, 1H), 6,91(s a, 1H), 7,17 (m, 1H), 7,33 (m, 5H), 7,47 (m, 1H), 8,17 (s a, 1H); EM m/z 261 [M+H]+.
Ejemplo de referencia 4
(R) -2-(2-((Benciloxi)carbonil)hidrazincarbonil)-5-oxopirrolidin-1-carboxilato de terc-butilo
Se enfrió una disolución de ácido (R)-1-(terc-butoxicarbonil)-5-oxopirrolidin-2-carboxílico (1,146 g, 5,00 mmol) en cloruro de metileno deshidratado (25 ml) hasta 0°C bajo una atmósfera de argón y se añadió de manera gradual gota a gota cloroformiato de isobutilo (0,682 g) de manera que la temperatura no excedía de 0°C. Luego, se añadió de manera gradual trietilamina (0,505 g) de manera que la temperatura no excedía de 0°C, seguido por agitación 30 minutos, preparándose así un anhídrido de ácido mixto en el sistema de reacción. A esta mezcla de reacción se le añadió de manera gradual hidrazincarboxilato de bencilo (0,830 g), después de la adición, seguido por la elevación de la temperatura hasta temperatura ambiente y agitación durante 1 hora. Se lavó esta mezcla de reacción con ácido clorhídrico 0,5 M y salmuera saturada, se secó la fase orgánica sobre sulfato de magnesio y luego se separó por destilación a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1 ^ acetato de etilo/metanol = 30/1) para proporcionar 1,53 g del compuesto del título (rendimiento del 80,1%).
1H-RMN (400 MHz, CDCla) 8 1,45 (s, 9H), 2,20 (m, 2H), 2,45 (m, 1H), 2,63 (m, 1H), 4,59 (s a, 1H), 5,16 (m, 2H), 6,84 (s a, 1H), 7,33 (m, 5H), 8,17 (s a, 1H); EM m/z 378 [M+H]+.
Ejemplo de referencia 5
(S) -2-(2-((Benciloxi)carbonil)hidrazincarbonil)pirrolidin-1-carboxilato de terc-butilo
Se agitó ácido (S)-1-(terc-butoxicarbonil)pirrolidin-2-carboxílico (1,076 g, 5,00 mmol) bajo una atmósfera de argón a temperatura ambiente con cloruro de metileno deshidratado (16 ml). Luego, se añadieron clorhidrato de N-etil-N'-(3-dimetilaminopropil)carbodiimida (EDC, 1,15 g), 1-hidroxibenzotriazol monohidratado (HOBt-^O, 0,918 g) y trietilamina (1,01 g), seguido por agitación durante 10 minutos. Se añadió hidrazincarboxilato de bencilo (1,66 g), seguido por agitación durante 18 horas. Tras la finalización de la reacción, se lavó la disolución de reacción con ácido clorhídrico 0,5 M y salmuera saturada, luego se secó la fase orgánica sobre sulfato de magnesio, se eliminó por destilación el disolvente a presión reducida, después de eso, se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1 ^ acetato de etilo/metanol = 30/1) para proporcionar 1,48 g del compuesto del título (rendimiento del 81,6%).
1H-RMN (400 MHz, CDCla) 8 1,45 (s, 9H), 1,64 (m, 1H), 1,87-2,16 (m, 2H), 2,38 (m, 1H), 3,31-3,45 (m, 2H), 4,32 (m, 1H), 5,14-5,19 (m, 2H), 6,68 (s a, 1H), 7,34-7,40 (m, 5H), 8,76 (s a, 1H); EM m/z 364 [M+H]+.
Ejemplo de referencia 6
(S)-2-(2-((Benciloxi)carbonil)hidrazincarbonil)-5-oxopirrolidin-1-carboxilato de terc-butilo
Se disolvió (S)-2-(2-((benciloxi)carbonil)hidrazincarbonil)pirrolidin-1-carboxilato de terc-butilo (1,089 g, 3,00 mmol) descrito en el ejemplo de referencia 5 en metanol (15 ml), se añadió paladio al 10%-carbono (contenido en agua del 50%, 200 mg), seguido por agitación a temperatura ambiente durante 1 hora bajo una atmósfera de hidrógeno. Se filtró el catalizador de la mezcla de reacción a través de Celite y se concentró el disolvente a presión reducida para proporcionar 595,5 mg del compuesto del título (rendimiento del 86,6%).1
1H-RMN (400 MHz, CD3OD) 81,41-1,45 (m, 9H), 1,80-1,99 (m, 3H), 2,15-2,22 (m, 1H), 2,26-3,50 (m, 2H), 4,08-4,15 (m, 1H); EM m/z 230 [M+H]+.
Ejemplo de referencia 7
(2-((1,3-Dioxoisoindolin-2-il)oxi)etil)carbamato de terc-butilo
Se agitó (2-hidroxietil)carbamato de terc-butilo (1,61 g, 10,0 mmol) bajo una atmósfera de argón a temperatura ambiente con tetrahidrofurano deshidratado (50 ml). Luego, se añadieron trifenilfosfina (2,75 g) y N-hidroxiftalimida (Pht-OH, 1,71 g). Después de que la mezcla de reacción se enfriara con hielo, se añadió gota a gota de manera gradual azodicarboxilato de dietilo (DEAD, 1,82 g), seguido por agitación a temperatura ambiente durante 24 horas. Tras la finalización de la reacción, se sometió el residuo resultante de la eliminación por destilación del disolvente a presión reducida a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 1/1) para proporcionar 2,61 g del compuesto del título (rendimiento del 85,2%).
1H-RMN (400 MHz, CDCI3) 8 1,45 (s, 9H), 3,40-3,44 (m, 2H), 4,22-4,24 (m, 2H), 5,62 (s a, 1H), 7,73-7,85 (m, 4H); EM m/z 307 [M+H]+.
Ejemplo de referencia 8
(2-((1,3-Dioxoisoindolin-2-il)oxi)etil)carbamato de terc-butilo
Se agitó (2-bromoetil)carbamato de terc-butilo (5,00 g, 23,5 mmol) bajo una atmósfera de argón a temperatura ambiente con acetonitrilo (74 ml). Luego, se añadieron N-hidroxiftalimida (Pht-OH, 3,83 g) y trietilamina (5,64 g), seguido por agitación de la mezcla de reacción a 70°C durante 24 horas. Tras la finalización de la reacción, se concentró la disolución de reacción, seguido por la dilución con acetato de etilo y el lavado con ácido clorhídrico 0,5 M y disolución acuosa saturada de bicarbonato de sodio, y se secó la fase orgánica sobre sulfato de magnesio, al residuo resultante de la eliminación por destilación del disolvente a presión reducida se le añadió acetato de etilo (10 ml), seguido por la adición de hexano, proporcionándose así 4,72 g del compuesto del título (rendimiento del 65,7%). Los datos instrumentales fueron consecuentes con los del compuesto del ejemplo de referencia 7.
Ejemplo de referencia 9
2-(Aminooxi)etilcarbamato de terc-butilo
A una disolución de (2-((1,3-dioxoisoindolin-2-il)oxi)etil)carbamato de terc-butilo (1,83 g, 6,00 mmol) descrita en el ejemplo de referencia 7 en cloruro de metileno (11 ml), se le añadió de manera gradual disolución en metanol de metilamina 9,8 M (1,83 ml), seguido por agitación durante 2 horas. Se filtró la disolución de reacción y se separó por destilación el filtrado a presión reducida, seguido por la extracción con ácido clorhídrico 0,5 M (24 ml). A la fase acuosa resultante se le añadieron cloruro de metileno e hidróxido de sodio 1 M (18 ml), extrayéndose así el objetivo con cloruro de etileno. Se secó la fase orgánica resultante sobre sulfato de magnesio y se eliminó por destilación el disolvente a presión reducida. Se proporcionaron 1,038 g del compuesto del título como producto en bruto (rendimiento del 98%).
1H-RMN (400 MHz, CDCla) 8 1,45 (m, 9H), 3,35-3,36 (m, 2H), 3,70-3,72 (m, 2H), 4,91 (s a, 1H), 5,47 (s a, 2H); EM m/z 177 [M+H]+.
Ejemplo de referencia 10
(2-((1,3-Dioxoisoindolin-2-il)oxi)etil)carbamato de bencilo
Se agitó (2-hidroxietil)carbamato de bencilo (5,857 g, 30,0 mmol) bajo una atmósfera de argón a temperatura ambiente con tetrahidrofurano deshidratado (150 ml). Luego, se añadieron trifenilfosfina (7,90 g) y N-hidroxiftalimida (Pht-OH, 4,89 g). Después de que la mezcla de reacción se enfriara con hielo, se añadió gota a gota de manera gradual disolución en tolueno de azodicarboxilato de dietilo 2,2 M (13,7 ml), seguido por agitación durante la noche a temperatura ambiente. Tras la finalización de la reacción, se sometió el residuo resultante de la eliminación por destilación del disolvente a presión reducida a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 1/1) para proporcionar 9,36 g del compuesto del título (rendimiento del 92%).
1H-RMN (400 MHz, CDCla) 8 3,50-3,54 (m, 2H), 4,26-4,34 (m, 2H), 5,14 (s a, 2H), 5,98 (s a, 1H), 7,18-7,40 (m, 5H), 7,75-8,06 (m, 4H); EM m/z 358 [M+H]+.
Ejemplo de referencia 11
2-(Aminooxi)etilcarbamato de bencilo
A una disolución de (2-((1,3-dioxoisoindolin-2-il)oxi)etil)carbamato de bencilo (9,36 g, 27,50 mmol) descrita en el ejemplo de referencia 10 en cloruro de metileno (51 ml) se le añadió de manera gradual disolución en metanol de metilamina 9,8 M (8,50 ml), seguido por agitación durante 2 horas. Se separó por destilación la disolución de reacción a presión reducida, y se añadieron cloruro de metileno (50 ml) y agua (80 ml), seguido por el ajuste a pH 1 con ácido clorhídrico 5 M, la separación de la fase acuosa y el lavado adicional con cloruro de metileno (50 ml). A la fase acuosa resultante se le añadió cloruro de metileno (50 ml), seguido por el ajuste a pH 11 con hidróxido de sodio 5 M, la separación de la fase orgánica y la extracción adicional de la fase acuosa con cloruro de metileno (50 ml) dos veces. Se lavaron las fases orgánicas combinadas con disolución acuosa de carbonato de potasio al 50%, seguido por el secado sobre carbonato de potasio anhidro y la eliminación por destilación del disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (acetato de etilo) para proporcionar 5,61 g del compuesto del título (rendimiento del 97%).1
1H-RMN (400 MHz, CDCls) 8 3,42-3,46 (m, 2H), 3,72-3,74 (m, 2H), 5,10 (s, 2H), 5,15 (s a, 1H), 7,29-7,39 (m, 5H); EM m/z 211 [M+H]+.
Ejemplo de referencia 12
2-(2-((Triisopropilsilil)oxi)etoxi)isoindolin-1,3-diona
Etapa 1
2-(2-Hidroxietoxi)isoindolin-1,3-diona
A una disolución de N-hidroxiftalimida (2,20 g, 13,5 mmol) y acetato de sodio (3,30 g) en dimetilsulfóxido (40 ml) se le añadió 2-bromoetanol (2,88 ml) bajo una atmósfera de argón a temperatura ambiente. Se agitó la mezcla de reacción a 70°C durante 5 horas, seguido por el enfriamiento hasta temperatura ambiente, la adición de agua (40 ml) y la extracción con cloruro de metileno. Se lavó la fase orgánica resultante con agua, ácido clorhídrico 2,5 M y salmuera saturada. Se secó la fase orgánica lavada sobre sulfato de magnesio, se recristalizó el residuo resultante de la eliminación por destilación del disolvente a presión reducida con etanol y agua para proporcionar 1,86 g del compuesto del título (rendimiento del 66%).
1H-RMN (400 MHz, CD3OD) 83,84 (t, J = 4,6 Hz, 2H), 4,26 (t, J = 4,6 Hz, 2H), 7,89-7,80 (m, 4H); EM m/z 208 [M+H]+.
Etapa 2
2-(2-((Triisopropilsilil)oxi)etoxi)isoindolin-1,3-diona
A una disolución de 2-(2-hidroxietoxi)isoindolin-1,3-diona (622 mg, 3,00 mmol) en cloruro de metileno deshidratado (6 ml), se le añadieron imidazol (306 mg) y clorotriisopropilsilano (TIPSCl, 963 |il) bajo una atmósfera de argón a temperatura ambiente. Después se agitó la mezcla de reacción a temperatura ambiente durante la noche, se añadió ácido clorhídrico 2 M para parar la reacción, seguido por la eliminación por destilación de cloruro de metileno a presión reducida. Se extrajo la fase acuosa resultante con acetato de etilo, seguido por el lavado de la fase orgánica con salmuera saturada y luego el secado sobre sulfato de magnesio. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 9/1 ^ 2/1) para proporcionar 1,04 g del compuesto del título (rendimiento del 95%).
1H-RMN (400 MHz, CDCla) 80,93-1,06 (m, 21H), 4,09 (t, J = 4,8 Hz, 2H), 4,33 (t, J = 4,8 Hz, 2H), 7,70-7,76 (m, 2H), 7,80-7,86 (m, 2H); EM m/z 364 [M+H]+.
Ejemplo de referencia 13
(R)-3-(Aminooxi)pirrolidin-1-carboxilato de terc-butilo
A (R)-3-((1,3-dioxoisoindolin-2-il)oxi)pirrolidin-1 -carboxilato de terc-butilo (2,73 g, 8,21 mmol) preparado siguiendo un procedimiento análogo al ejemplo de referencia 7 a partir de (R)-3-hidroxipirrolidin-1 -carboxilato de terc-butilo en metanol (43 ml), se le añadió de manera gradual hidrazina monohidratada (1,54 g), seguido por agitación durante 2 horas. Se filtró la disolución de reacción, y se sometió el residuo resultante de la separación por destilación del filtrado a presión reducida a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1) para proporcionar 1,30 g del compuesto del título (rendimiento del 78,3%).
1H-RMN (400 MHz, CDCla) 81,45 (m, 9H), 1,86-1,88 (m, 1H), 2,01-2,06 (m, 1H), 3,26-3,60 (m, 4H), 4,42 (s a, 1H); EM m/z 203 [M+H]+.
Ejemplo de referencia 14
4-(2-((1,3-Dioxoisoindolin-2-il)oxi)acetil)-1,4-diazepin-1-carboxilato de terc-butilo
Se agitó 1,4-diazepin-1-carboxilato de terc-butilo (2,00 g, 10,0 mmol) bajo una atmósfera de argón enfriando con hielo con tetrahidrofurano deshidratado (50 ml). Después, se añadió trietilamina (1,01 g), se añadió de manera gradual cloruro de cloroacetilo (1,01 g). Tras la finalización de la reacción, se añadieron N-hidroxiftalimida (1,95 g) y trietilamina (2,22 g). Se agitó la mezcla de reacción a 60°C durante 22 horas. Tras la finalización de la reacción, se concentró la disolución de reacción, seguido por la dilución con acetato de etilo, el lavado con ácido cítrico al 8% y disolución acuosa saturada de bicarbonato de sodio, el secado de la fase orgánica sobre sulfato de magnesio. Se sometió el residuo resultante de la eliminación por destilación del disolvente a presión reducida a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1) para proporcionar 3,74 g del compuesto del título (rendimiento del 93,0%).1
1H-RMN (400 MHz, CDCls) 81,45 (m, 9H), 1,85-1,99 (m, 2H), 3,37-4,11 (m, 8H), 4,84 (s a, 2H), 7,71-7,84 (m, 4H); EM m/z 404 [M+H]+.
Ejemplo de referencia 15
4-(2-(Aminooxi)acetil)-1,4-diazepin-1-carboxilato de terc-butilo
A 4-(2-((1,3-dioxoisoindolin-2-il)oxi)acetil)-1,4-diazepin-1-carboxilato de terc-butilo (2,14 g, 5,30 mmol) descrito en el ejemplo de referencia 14 en metanol (16 ml) se le añadió de manera gradual disolución en metanol de metilamina 9,8 M (1,62 ml), seguido por agitación durante 2 horas. Se disolvió el residuo resultante de la separación por destilación de la disolución de reacción a presión reducida en acetato de etilo (50ml), seguido por la extracción con ácido clorhídrico 0,25 M (20 ml). A la fase acuosa resultante se le añadieron cloruro de metileno e hidróxido de sodio 0,3 M (40 ml) y se extrajo el objetivo con cloruro de metileno. Se secó la fase orgánica resultante sobre sulfato de magnesio y se eliminó por destilación el disolvente a presión reducida. Se proporcionaron 1,298 g del compuesto del título como producto en bruto (rendimiento del 89,6%).
1H-RMN (400 MHz, CDCls) 81,45 (m, 9H), 1,85-1,99 (m, 2H), 3,36-3,63 (m, 8H), 4,37 (m, 2H), 5,92 (s a, 2H); EM m/z 274 [M+H]+.
Ejemplo de referencia 16
2- (Aminooxi)etil(metil)carbamato de terc-butilo
Se preparó el compuesto del título a partir de 2-hidroxietil(metil)carbamato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 13.
1H-RMN (400 MHz, CDCla) 81,46 (s, 9H), 2,88 (s a, 3H), 3,36-3,53 (m, 2H), 3,75 (t, J = 6,2 Hz, 2H), 5,30-5,75 (m, 2H); EM m/z 191 [M+H]+.
Ejemplo de referencia 17
(2-(Aminooxi)etil)(isopropil)carbamato de terc-butilo
Se preparó el compuesto del título a partir de 2-hidroxietil(isopropil)carbamato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 15.
1H-RMN (400 MHz, CDCh) 81,15 (d, J = 6,4 Hz, 6H), 1,47 (s, 9H), 3,22-3,44 (m, 2H) , 3,72 (t, J = 6,4 Hz, 2H), 3,82-4,45 (m, 1H), 5,30-5,71 (m, 2H); EM m/z 219 [M+H]+.
Ejemplo de referencia 18
Diclorhidrato de 2-(aminooxi)-N,N-dimetiletanamina
Se preparó el compuesto del título según J. Med. Chem., 2000, 43 (15), págs. 2332-2349.
1H-RMN (400 MHz, CDCh) 82,80 (s, 6H), 3,43 (t, J = 4,6 Hz, 2H), 4,44 (d, J = 4,6 Hz, 2H), 11,2 (s a, 2H); EM m/z 105 [M-2HCl+H]+.
Ejemplo de referencia 19
(S)-(1-(Aminooxi)propan-2-il)carbamato de terc-butilo
Se preparó el compuesto del título a partir de (S)-1-hidroxipropan-2-il-carbamato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 15.
1H-RMN (400 MHz, CDCh) 81,12 (d, J = 6,8 Hz, 3H), 1,45 (s, 9H), 3,43-3,54 (m, 1H), 3,64 (dd, J = 11,2, 4,0 Hz, 1H), 4,00 (s a, 1H), 4,64 (s a, 1H), 5,57 (s a, 1H), 6,64 (s a, 1H); EM m/z 191 [M+H]+.
Ejemplo de referencia 20
3- (Aminooxi)propilcarbamato de terc-butilo
Se preparó el compuesto del título a partir de 3-hidroxipropilcarbamato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 13.1
1H-RMN (400 MHz, CDCh) 81,44 (s, 9H), 1,68-1,82 (m, 2H), 3,14-3,27 (m, 2H), 3,73 (t, J = 6,0 Hz, 2H), 4,77 (s a, 1H), 5,40 (s a, 2H); EM m/z 191 [M+H]+.
Ejemplo de referencia 21
(S)-2-((Aminooxi)metil)azetidin-1-carboxilato de terc-butilo
Se preparó el compuesto del título a partir de (S)-2-(hidroximetil)azetidin-1-carboxilato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 15.
1H-RMN (400 MHz, CDCh) 81,45 (s, 9H), 1,97-2,11 (m, 1H), 2,19-2,30 (m, 1H), 3,78-3,93 (m, 4H), 4,42 (s a, 1H), 5,62 (s a, 1H); EM m/z 203 [M+H]+.
Ejemplo de referencia 22
(R) -2-(Aminooximetil)pirrolidin-1-carboxilato de terc-butilo
Se preparó el compuesto del título a partir de (R)-2-(hidroximetil)pirrolidin-1-carboxilato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 13.
1H-RMN (400 MHz, CDCla) 81,47 (s, 9H), 1,68-1,97 (m, 4H) 3,33 (s a, 2H), 3,56 (s a, 1H), 3,61-3,82 (m, 1H), 3,88 4,26 (m, 1H), 5,37-5,74 (m, 2H); EM m/z 217 [M+H]+.
Ejemplo de referencia 23
(S) -2-((Aminooxi)metil)piperidin-1-carboxilato de terc-butilo
Se preparó el compuesto del título a partir de (S)-2-(hidroximetil)piperidin-1-carboxilato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 15.
1H-RMN (400 MHz, CDCh) 81,32-1,76 (m, 6H), 1,47 (s, 9H), 2,71-2,84 (m, 1H), 3,56 (dd, J = 11,2, 5,2 Hz, 1H), 3,86 4,04 (m, 2H), 4,59 (s a, 1H), 5,64 (s a, 2H); EM m/z 231 [M+H]+.
Ejemplo de referencia 24
(S)-3-(Aminooxi)pirrolidin-1-carboxilato de terc-butilo
Se añadió de manera gradual (S)-3-((1,3-dioxoisoindolin-2-il)oxi)pirrolidin-1-carboxilato de terc-butilo (2,91 g, 8,77 mmol) preparado a partir de (R)-3-hidroxipirrolidin-1 -carboxilato de terc-butilo siguiendo un procedimiento análogo al ejemplo de referencia 7 a metanol (43 ml) e hidrazina monohidratada (1,54 g), seguido por agitación durante 3 horas. Se filtró la disolución de reacción y se sometió el residuo resultante de la separación por destilación del filtrado a presión reducida a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1) para proporcionar 1,75 g del compuesto del título (rendimiento del 98,7%).
1H-RMN (400 MHz, CDCh) 81,42 (m, 9H), 1,86 (m, 1H), 2,01-2,06 (m, 1H), 3,28-3,60 (m, 4H), 4,23 (s a, 1H); EM m/z 203 [M+H]+.
Ejemplo de referencia 25
3-((Aminooxi)metil)azetidin-1-carboxilato de terc-butilo
Se preparó el compuesto del título a partir de 3-(hidroximetil)azetidin-1-carboxilato de terc-butilo, siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 15.1
1H-RMN (400 MHz, CDCta) 81,43 (s, 9H), 2,68-2,90 (m, 1H), 3,57-3,88 (m, 4H), 3,88-4,09 (m, 2H), 5,43 (s a, 2H); EM m/z 203 [M+H]+.
Ejemplo 1
(2S,5S)-5-Hidroxipiperidin-2-carboxilato de terc-butilo (2)
A una disolución de (2S,5S)-5-hidroxipiperidin-1,2-dicarboxilato de 1-bencilo y 2-terc-butilo (67,2 g) descrito en el ejemplo de referencia 1 en etanol (900 ml) se le añadió paladio al 10%-carbono (contenido en agua aproximadamente del 50%, 10,1 g), seguido por agitación de manera vigorosa bajo una atmósfera de hidrógeno a temperatura ambiente durante la noche. Se filtró el catalizador de la mezcla a través de Celite, seguido por concentración del filtrado, proporcionándose así 39,3 g del compuesto del título como un sólido incoloro (rendimiento del 97%). Exceso enantiomérico del 99% de ee o más (CHIRALPAK AD-H, 4,6 x 150 mm, UV 210 nm,
dietilamina/hexano/etanol = 0,1/80/20, velocidad de flujo 1 ml/min., tiempo de retención 6,3 min.).
[a]20D -28,7° (c 1,01, CHCl3); 1H-RMN (400 MHz, CDCl3) 81,47 (s, 9H), 1,63 (m, 1H), 1,79-1,84 (m, 3H), 2,82 (dd, J = 12,2, 2,2 Hz, 1H), 3,02 (ddd, J = 12,2, 3,7, 1,7 Hz, 1H), 3,21 (m, 1H), 3,80 (m, 1H); EM m/z 202 [M+H]+.
Ejemplo 2
(2S,5S)-5-Hidroxi-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de terc-butilo (3)
Se enfrió una disolución de (2S,5S)-5-hidroxipiperidin-2-carboxilato de terc-butilo (39,14 g, 194 mmol) en tetrahidrofurano deshidratado (450 ml) hasta una temperatura de entre -3 y -5°C bajo una atmósfera de argón, seguido por la adición de trietilamina (78,7 g) y la adición gota a gota de anhídrido trifluoroacético (81,5 g) a lo largo de 30 minutos. Se dejó reaccionar la mezcla de reacción a una temperatura de entre -3 y -5°C durante 1 hora, seguido por la adición de agua (90 ml), la elevación de la temperatura hasta temperatura ambiente y agitación durante 1 hora. A la mezcla de reacción se le añadió agua (740 ml), seguido por la extracción con acetato de etilo (450 ml x tres veces) y el lavado de las fases orgánicas combinadas con disolución acuosa de ácido cítrico al 5% (450 ml), disolución acuosa de bicarbonato de sodio al 6,5% (450 ml) y agua (450 ml) de manera secuencial. Se sometió el residuo resultante de la eliminación por destilación del disolvente a presión reducida a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 2/1) para proporcionar 50,06 g del compuesto del título como un sólido de color amarillo pálido (rendimiento del 87%). Exceso enantiomérico del 99% de ee o más (CHIRALPAK AD-H, 4,6 x 150 mm, UV 210 nm, hexano/etanol = 4/1, velocidad de flujo 1 ml/min, tiempo de retención 4,2 min).
[a]20D -54,1° (c 0,73, CHCl3); 1H-RMN (400 MHz, CDCl3) 8 observado como una mezcla de 2 rotámeros (7:3). 1,26 1,43 (m, 1H), 1,46 (s, 2,7H), 1,47 (s, 6,3H), 1,68-1,77 (m, 1H), 1,81 (d, J = 4,8 Hz, 0,3H), 1,89 (d, J = 5,2 Hz, 0,7H), 2,05-2,08 (m, 1H), 2,36-2,42 (m, 1H), 2,77 (dd, J = 12,2, 12,0 Hz, 0,3H), 3,12 (dd, J = 13,2, 10,7 Hz, 0,7H), 3,68-3,77 (m, 1H), 4,00 (m, 1H), 4,52-4,60 (m, 0,6H), 5,07 (d, J = 5,9 Hz, 0,7H); EM m/z 298 [M+H]+.
Ejemplo 3
(2S,5R)-5-(Benciloxiamino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de terc-butilo (IV)
Se enfrió una disolución de (2S,5S)-5-hidroxi-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de terc-butilo (10,22 g, 34,38 mmol) en acetonitrilo deshidratado (113 ml) hasta una temperatura de entre -30 y -40°C bajo una atmósfera de argón, seguido por la adición de 2,6-lutidina (4,4 ml), luego la adición gota a gota de anhídrido trifluorometanosulfónico (5,92 ml) a lo largo de 10 minutos y la reacción adicional a -30°C durante 15 minutos. A esta mezcla de reacción se le añadió benciloxiamina (8,46g) (lavada con acetonitrilo (5 ml)), seguido por la elevación de la temperatura hasta 0°C en un plazo de 30 minutos, la adición adicional de 2,6-lutidina (4,4 ml) y dejando reaccionar a una temperatura de entre 0 y 5°C durante 3,5 días. Se concentró esta mezcla de reacción a presión reducida, se diluyó el residuo resultante con acetato de etilo (200 ml), seguido por el lavado con agua (200 ml), disolución acuosa de ácido cítrico al 10% (200 ml x tres veces), disolución acuosa de bicarbonato de sodio al 6,5% (100 ml) y salmuera saturada (100 ml) de manera secuencial. Se volvió a extraer cada fase acuosa con acetato de etilo (100 ml), se combinaron las fases orgánicas y se secaron sobre sulfato de magnesio anhidro, y se eliminó por destilación el disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1) para proporcionar 11,69 g del compuesto del título como un aceite incoloro (rendimiento del 85%). Exceso enantiomérico del 99,0% de ee (CHIRALPAK AD-H, 4,6 x 150 mm, UV 210 nm, hexano/etanol = 9/1, velocidad de flujo 1 ml/min., tiempo de retención 4,5 min.).
[a]20D -45,6° (c 0,73, CHCl3); 1H-RMN (400 MHz, CDCl3) 8 observado como una mezcla de 2 rotámeros (7:3). 1,46 (s, 2,7H), 1,48 (s, 6,3H), 1,62-1,65 (m, 2H), 1,93-2,05 (m, 2H), 3,13 (m, 0,3H), 3,24-3,29 (m, 1H), 3,46 (m, 0,7H), 4,12 (m, 0,3H), 4,58-4,77 (m, 2,7H), 5,06 (m, 0,7H), 5,38 (m, 1H), 7,30-7,36 (m, 5H); EM m/z 403 [M+H]+.
Ejemplo 4
(2S,5R)-5-(Benciloxiamino)piperidin-2-carboxilato de terc-butilo (4a)
A una disolución de (2S,5R)-5-(benciloxiamino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de terc-butilo (6,91 g, 17,17 mmol) en 1,4-dioxano (34 ml) se le añadió agua (9,2 ml), seguido por la adición gota a gota de hidróxido de sodio 2,5 M (13,7 ml) enfriando con hielo y dejando reaccionar a la misma temperatura durante 0,5 horas. A la mezcla de reacción se le añadió ácido acético (aproximadamente 1 ml), seguido por concentración a presión reducida, y se extrajo el residuo concentrado resultante con acetato de etilo (58 ml, 29 ml). Se lavó cada fase orgánica con disolución acuosa de carbonato de potasio al 50% y se deshidrataron las fases orgánicas combinadas sobre sulfato de sodio anhidro para eliminar por destilación el disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1 ^ acetato de etilo/metanol = 19/1) para proporcionar 4,74 g del compuesto del título como un aceite incoloro (rendimiento del 90%). Exceso enantiomérico del 98,9% de ee (CHIRALPAK AD-H, 4,6 x 150 mm, UV 210 nm, dietilamina/hexano/etanol = 0,1/80/20, velocidad de flujo 1 ml/min., tiempo de retención 5,5 min.).
[a]20D -2,8° (c 0,73, CHCI3); 1H-RMN (400 MHz, CDCI3) 81,28 (m, 1H, 1,42-1,46 (m, 10H), 1,92 (m, 1H), 2,04 (ddd, J = 12,9, 7,3, 4,0 Hz, 1H), 2,43 (dd, J = 12,0, 9,8 Hz, 1H), 2,98 (m, 1H), 3,16 (dd, J = 11,0, 3,2 Hz, 1H), 3,57 (ddd, J = 12,0, 4,2, 2,0 Hz, 1H), 4,68 (s, 2H), 7,29-7,35 (m, 5H); EM m/z 307 [M+H]+.
Ejemplo 5
Síntesis secuencial de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de terc-butilo (4a)
Se enfrió una disolución de (2S,5S)-5-hidroxi-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de terc-butilo (47,9 g, 161 mmol) en acetonitrilo deshidratado (318 ml) hasta una temperatura de entre -30 y -40°C bajo una atmósfera de argón, seguido por la adición de 2,6-lutidina (20,5 ml), luego la adición gota a gota de anhídrido trifluorometanosulfónico (28,4 ml) a lo largo de 40 minutos y dejando reaccionar adicionalmente a -30°C durante 15 minutos. A esta mezcla de reacción se le añadió benciloxiamina (39,7 g) (lavada con acetonitrilo (11 ml)) en un plazo de 8 minutos, seguido por la elevación de la temperatura hasta 0°C en un plazo de 30 minutos, la adición adicional de 2,6-lutidina (20,5 ml) y dejando reaccionar a una temperatura de entre 0 y 5°C durante 2 días. Se concentró esta mezcla de reacción a presión reducida, se diluyó el residuo resultante con acetato de etilo (960 ml), y se lavó con agua (960 ml), disolución acuosa de ácido cítrico al 10% (960 ml x tres veces), disolución acuosa de bicarbonato de sodio al 6,5% (480 ml) y salmuera saturada (480 ml) de manera secuencial. Se volvió a extraer cada fase acuosa con acetato de etilo (960 ml), se combinaron las fases orgánicas y se eliminó por destilación el disolvente a presión reducida. Se disolvió el residuo resultante en disolución de 1,4-dioxano (320 ml) y agua (86 ml), seguido por la adición gota a gota de hidróxido de sodio 2,5 M (128 ml) enfriando con hielo, y dejando reaccionar a la misma temperatura durante 0,5 horas. A la mezcla de reacción se le añadió ácido acético (aproximadamente 9,3 ml), seguido por concentración a presión reducida, se extrajo el residuo concentrado resultante con acetato de etilo (580 ml, 290 ml). Se lavó cada fase orgánica con disolución acuosa de carbonato de potasio al 50% (580 ml), seguido por la combinación de las fases orgánicas y se eliminó por destilación el disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1 ^ 0/1 ^ acetato de etilo/metanol = 100/1 ^ 19/1) para proporcionar 36,58 g del compuesto del título como un aceite incoloro (rendimiento del 74%). Los datos instrumentales fueron consecuentes con los del ejemplo 4.
Ejemplo 6
(2S,5R)-6-(Benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxilato de terc-butilo (5a)
A una disolución de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de terc-butilo (4,14 g, 13,51 mmol) en acetonitrilo deshidratado (615 ml) se le añadió trietilamina (4,9 ml) bajo una atmósfera de argón a 0°C, seguido por la adición gota a gota de difosgeno (1,18 ml) durante 5 minutos y la agitación a la misma temperatura durante 10 minutos. A esta disolución se le añadió 4-dimetilaminopiridina (182 mg), seguido por la elevación de la temperatura hasta temperatura ambiente y dejando reaccionar durante 3 horas. Se concentró la mezcla de reacción a presión reducida hasta el volumen de una décima parte de la misma, se diluyó la disolución concentrada resultante con acetato de etilo, seguido por el lavado con agua, disolución acuosa de ácido cítrico al 5%, disolución acuosa de bicarbonato de sodio al 6,5% y salmuera saturada de manera secuencial, luego el secado sobre sulfato de magnesio anhidro y la eliminación por destilación del disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 2/1) para proporcionar 3,09 g del compuesto del título (rendimiento del 69%). Se recristalizó el sólido resultante a partir de acetato de etilo-hexano, se separó por filtración el precipitado generado. Se lavó el cristal húmedo con hexano, seguido por el secado a temperatura ambiente a presión reducida, y se proporcionó el compuesto del título como un polvo cristalino incoloro. Exceso enantiomérico del 99,4% de ee (CHIRALPAK AD-H, 4,6 x 150 mm, hexano/etanol = 2/1, UV 210 nm, velocidad de flujo 1 ml/min., tiempo de retención 8,0 min.).
Pf 83°; [a]20D+5,9° (c 0,61, CHCh); 1H-RMN (400 MHz, CDCh) 81,48 (s, 9H), 1,62 (m, 1H), 2,00-2,10 (m, 3H), 2,98 (d, J = 11,7 Hz, 1H), 3,03 (m, 1H), 3,30 (m, 1H), 4,01 (m, 1H), 4,90 (d, J = 11,5 Hz, 1H), 5,06 (d, J = 11,5 Hz, 1H), 7,35-7,42 (m, 5H); EM m/z 333 [M+H]+.
En el diagrama de difracción de rayos X de polvo, el cristal del compuesto del título demostró patrones de picos característicos tal como se muestra en la siguiente tabla 1. Para la medición, se usó un dispositivo RINT 2100 de Rigaku Corporation como dispositivo de difracción de rayos X de polvo, en el que se realizó la medición con CuKa1 como fuente de rayos X, una tensión de tubo de 40 kV, una corriente de tubo de 40 mA, una velocidad de barrido de 4°/min., y un intervalo de barrido de 20 = de 3 a 40°.
[Tabla 1] Difracción de rayos X de polvo del compuesto (5a)
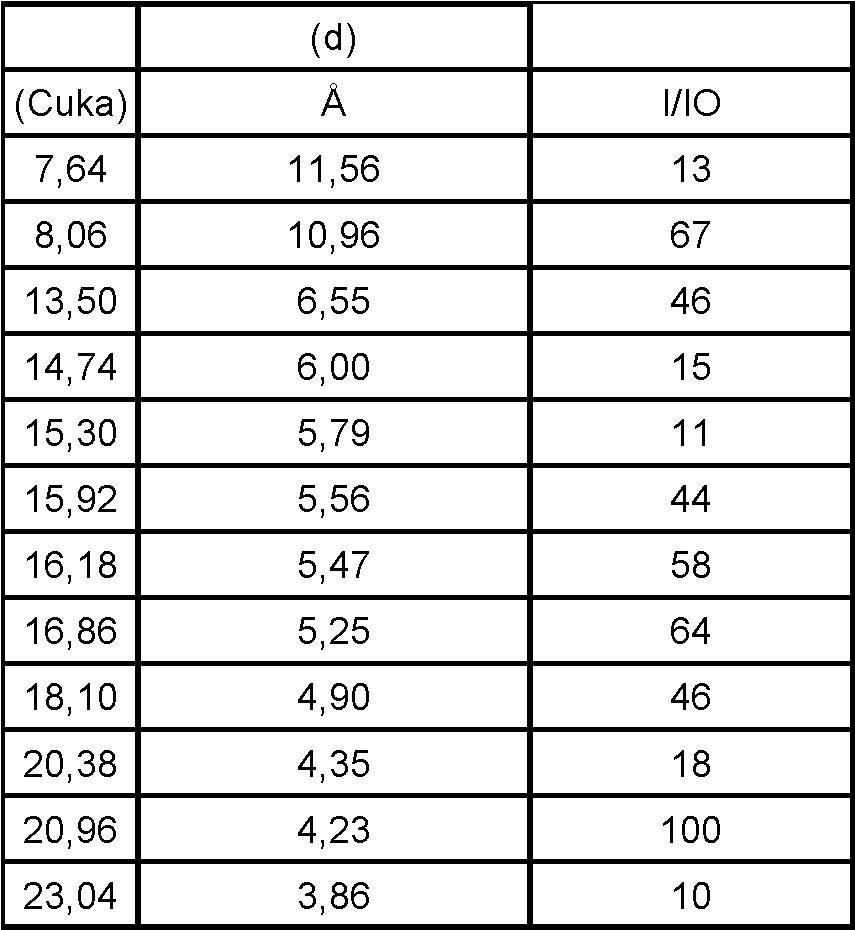
Ejemplo 7
(2S,5R)-6-(Bendloxi)-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxNato de terc-butilo (5a): Reacción mediante gas fosgeno
A una disolución de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de terc-butilo (3,0 g, 9,791 mmol) en acetonitrilo deshidratado (150 ml), bajo una atmósfera de argón, a temperatura ambiente, se le añadieron trietilamina (3,82 ml) y 4-dimetilaminopiridina (120 mg), y se introdujo gas fosgeno (generado añadiendo difosgeno (1,548 g) gota a gota sobre el carbono activado (1 g) calentado hasta 60°C en un plazo de 1,5 horas) por medio de una corriente de argón, seguido por agitación durante la noche. Se descompuso el fosgeno en exceso con agua amoniacal concentrada (0,6 ml) y se concentró el disolvente de la mezcla de reacción a presión reducida. Se diluyó el residuo con acetato de etilo (5o ml), se lavó de manera secuencial con agua (50 ml), disolución acuosa de ácido cítrico al 5% (50 ml), disolución acuosa de bicarbonato de sodio al 6,5% (25 ml) y salmuera saturada, luego se secó sobre sulfato de magnesio anhidro y se eliminó por destilación el disolvente a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 2/1) para proporcionar 2,25 g del compuesto del título (rendimiento del 69%). Se recristalizó el sólido resultante a partir de acetato de etilohexano, se separó por filtración el precipitado generado. Se lavó el cristal húmedo con hexano y se secó posteriormente a presión reducida a temperatura ambiente para proporcionar el compuesto del título como un polvo cristalino incoloro. Los datos instrumentales fueron consecuentes con los del compuesto del título del ejemplo 6. Ejemplo 8
Sal de ciclohexilamina del ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (6a) A una disolución de (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxilato de terc-butilo (270 mg, 0,842 mmol) en cloruro de metileno (2 ml) se le añadió ácido trifluoroacético (2 ml) bajo una atmósfera de argón a 0°C, y se elevó la temperatura hasta temperatura ambiente, seguido por dejar reaccionar durante 4 horas. Se concentró la mezcla de reacción y se diluyó el residuo resultante con acetato de etilo, se lavó con agua y salmuera saturada de manera secuencial, se secó sobre sulfato de magnesio anhidro y se eliminó por destilación el disolvente a presión reducida. Se disolvió el residuo resultante en acetato de etilo (2,5 ml) y luego se añadió una disolución de ciclohexilamina (149 mg) en dietil éter a temperatura ambiente, seguido por agitación a 0°C durante 1 hora. Se separó por filtración el precipitado generado, y se lavó la torta del filtro con dietil éter, seguido por el secado a temperatura ambiente a presión reducida, y se proporcionaron 270 mg del compuesto del título como un polvo cristalino incoloro (rendimiento del 86%).
Pf 175°C; [a]20D -36,8° (c 0,50, H2O); 1H-RMN (400 MHz, dimetilsulfóxido-d6) 81,00-1,30 (m, 5H), 1,53-1,95 (m, 8H), 2,04-2,09 (m, 1H), 2,76 (d, J = 11,6 Hz, 1H), 2,80-2,93 (m, 1H), 3,19 (d, J = 11,2 Hz, 1H), 3,33 (s a, 2H), 3,40 (d, J = 7,2 Hz, 1H), 3,51 (s a, 1H), 4,87 (d, J = 11,6 Hz, 1H), 4,93 (d, J = 11,6 Hz, 1H), 7,30-7,45 (m, 5H), 8,04 (s a, 1H); EM m/z 100, 277 [M-C6H-,3N+H]+.
En el diagrama de difracción de rayos X de polvo, el cristal del compuesto demostró patrones de picos característicos tal como se muestra en la siguiente tabla 2. Para la medición, se usó un dispositivo RINT 2100 de Rigaku Corporation como dispositivo de difracción de rayos X de polvo, en el que se realizó la medición con CuKa1
como fuente de rayos X, una tensión de tubo de 40 kV, una corriente de tubo de 40 mA, una velocidad de barrido de 4°/min., y un intervalo de barrido de 20 = de 3 a 40°.
[Tabla 2] Difracción de rayos X de polvo del compuesto (6a)

Ejemplo 9
Ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (6b)
Se disolvió sal de ciclohexilamina (230 mg) del ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico en disolución acuosa saturada de dihidrogenofosfato de sodio, seguido por la extracción 4 veces con acetato de etilo, y se lavaron las fases orgánicas combinadas con salmuera saturada y se secaron posteriormente sobre sulfato de magnesio anhidro. Se eliminó por destilación el disolvente a presión reducida y se secó a vacío, para proporcionar 161 mg del compuesto del título como un sólido espumoso incoloro (rendimiento del 87%). Exceso enantiomérico del 99,9% de ee o más (CHIRALPAK AD-H, 4,6 x 150mm, ácido trifluoroacético/hexano/etanol = 0,1/80/20, UV 210 nm, velocidad de flujo 1 ml/min., tiempo de retención 10,5 min.).
[a]20D 11,5° (c 0,56, CHCla); 1H-RMN (400 MHz, CDCl3) 81,67 (m, 1H), 2,04-2,26 (m, 3H), 2,85 (d, J = 12,0 Hz, 1H), 3,13 (m, 1H), 3,35 (m, 1H), 4,12 (m, 1H), 4,91 (d, J = 11,3 Hz, 1H), 5,06 (d, J = 11,3 Hz, 1H), 7,37-7,44 (m, 5H); EM m/z 277 [M+H]+.
Ejemplo 10
Ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (6b); tratamiento con ácido clorhídrico diluido seguido por cristalización
Se disolvió sal de ciclohexilamina del ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (3,75 g, 10,0 mmol) en agua (50 ml). Se añadieron acetato de etilo (100 ml) y ácido clorhídrico 1 M (20 ml). Se agitó la mezcla, seguido por la extracción con acetato de etilo (100 ml cada vez) tres veces. Se secó la fase orgánica sobre sulfato de magnesio anhidro, se concentró el disolvente hasta 10 ml a presión reducida. Se añadieron 120 ml de hexano de manera gradual mientras se agitaba enfriando con hielo y se separó por filtración el precipitado resultante. Se separó por filtración el precipitado generado. Después se lavó el cristal húmedo con hexano y se secó a temperatura ambiente a presión reducida para proporcionar 2,44 g del compuesto del título como un polvo cristalino incoloro. Pf 116°C; los otros datos instrumentales fueron consecuentes con los del compuesto del título del ejemplo 9.
En el diagrama de difracción de rayos X de polvo, el cristal del compuesto demostró patrones de picos característicos tal como se muestra en la siguiente tabla 3. Para la medición, se usó un dispositivo RINT 2100 de Rigaku Corporation como dispositivo de difracción de rayos X de polvo, en el que se realizó la medición con CuKa1
como fuente de rayos X, una tensión de tubo de 40 kV, una corriente de tubo de 40 mA, una velocidad de barrido de 4°/min., y un intervalo de barrido de 20 = de 3 a 40°.
[Tabla 3] Difracción de rayos X de polvo del compuesto (6b)

Ejemplo 11
Diclorhidrato del ácido (2S,5R)-5-(benciloxiamino)piperidin-2-carboxílico (IV-a1)
[Fórmula química 76]

A ácido clorhídrico 5 M (500 ml) se le añadió (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de terc-butilo (46,69 g), seguido por agitación a 65°C durante 2 horas. Se enfrió la disolución de reacción hasta temperatura ambiente, se disolvió el residuo resultante de la concentración del disolvente a presión reducida en agua (500 ml), seguido por la adición de carbono activado (2,7 g) y agitación durante 30 minutos. Se retiró el carbono activado mediante filtración, se concentró el filtrado hasta sequedad, seguido por el secado a vacío durante la noche, proporcionándose así 49,3 g del compuesto del título como un sólido de color amarillo pálido (cuantitativo).1 1H-RMN (400 MHz, D2O) 81,39-1,49 (m, 1H), 1,59-1,70 (m, 1H), 1,88-1,95 (m, 1H), 2,20-2,28 (m, 1H), 2,78 (t, J = 11,8 Hz, 1H), 3,19-3,28 (m, 1H), 3,48-3,52 (m, 1H), 3,68-3,72 (m, 1H), 3,57 (s, 3H), 3,70 (dd, J = 3,4, 12,6 Hz), 4,68 (s, 2H), 7,26-7,32 (m, 5H); EM m/z 251 [M-2HCl+H]+.
Ejemplo 12
Diclorhidrato de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de metilo (4b)
[Fórmula química 77]

A cloruro de hidrógeno en metanol 2 M (7 ml) se le añadió diclorhidrato del ácido (2S,5R)-5-(benciloxiamino)piperidin-2-carboxílico (176 mg), seguido por reflujo durante 3 horas, se concentró la disolución de reacción a presión reducida, se secó a vacío durante la noche para proporcionar el compuesto del título como un sólido de color amarillo pálido (cuantitativo).
1H-RMN (400 MHz, D2O) 81,40-1,51 (m, 1H), 1,61-1,72 (m, 1H), 1,90-1,94 (m, 1H), 2,25-2,30 (m, 1H), 2,80 (t, J = 11,2 Hz, 1H), 3,19-3,27 (m, 1H), 3,51-3,55 (m, 1H), 3,66 (s, 3H), 3,87-3,91 (m, 1H), 4,68 (s, 2H), 7,27 (s, 5H); EM m/z 265 [M-2HCl+H]+.
Ejemplo 13
(2S,5R)-5-(Benciloxiamino)piperidin-2-carboxilato de metilo (4b)
[Fórmula química 78]

A diclorhidrato de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de metilo (1,319 g) se le añadieron acetato de etilo (20 ml) y disolución acuosa de carbonato de potasio al 50% (20 ml) para la separación de los líquidos, y se extrajo la fase acuosa con acetato de etilo (15 ml) tres veces. Se lavó la fase orgánica con salmuera saturada, se secó sobre sulfato de sodio anhidro y se filtró, se concentró posteriormente a presión reducida, y se secó a vacío durante la noche para proporcionar 975 mg del compuesto del título (rendimiento del 94%).
1H-RMN (400 MHz, CDCla) 81,25-1,35 (m, 1H), 1,49-1,59 (m, 1H), 1,89-2,11 (m, 2H), 2,45 (t, J = 11,7 Hz, 1H), 2,96 3,03 (m, 1H), 3,28-3,92 (m, 2H), 3,72 (s, 3H), 4,68 (s, 2H), 7,26-7,35 (m, 5H); EM m/z 265 [M+H]+.
Ejemplo 14
Síntesis directa de diclorhidrato de (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de metilo (4b)
[Fórmula química 79]

Se disolvió el material en bruto (507 mg, 1,26 mmol) de (2S,5R)-5-(benciloxiamino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxilato de terc-butilo descrito en el ejemplo 3 en disolución de cloruro de hidrógeno en metanol 2 M (10,3 ml), seguido por reflujo durante 33 horas. Se concentró la mezcla de reacción a presión reducida hasta el volumen de aproximadamente 3,6 ml, y se añadió acetato de etilo (10,3 ml) a la disolución concentrada para permitir la precipitación. Se recogió el precipitado resultante mediante filtración por succión, se lavó la torta del filtro con una pequeña cantidad de acetato de etilo, seguido por secado de flujo directo, proporcionándose así 290 mg del compuesto del título como un polvo blanco (rendimiento del 68%). Los datos instrumentales fueron consecuentes con los del ejemplo 12.
Ejemplo 15
(2S,5R)-6-(Benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxilato de metilo (5b)
[Fórmula química 80]

A (2S,5R)-5-(benciloxiamino)piperidin-2-carboxilato de metilo (1,154 g, 4,37 mmol) se le añadió acetonitrilo deshidratado (198 ml), seguido por el enfriamiento con hielo. Se añadieron de manera secuencial gota a gota trietilamina (1,60 ml) y difosgeno (0,389 ml) a 5°C o menos, seguido por agitación a 2°C durante 20 minutos. Luego, a la disolución de reacción se le añadió 4-dimetilaminopiridina (70,0 mg), seguido por agitación a temperatura ambiente durante 10 horas. Se concentró la disolución de reacción a presión reducida, seguido por la sustitución y concentración con acetato de etilo tres veces, y se concentró la disolución hasta 30 ml. Se añadieron a la misma acetato de etilo (20 ml) y agua (40 ml), seguido por la separación de líquidos, y se extrajo la fase acuosa separada con acetato de etilo (30 ml) dos veces. Se lavaron las fases orgánicas combinadas con disolución acuosa de ácido cítrico al 5% (40 ml), disolución acuosa de bicarbonato de sodio al 6,5% (30 ml) y salmuera al 5% (30 ml), y se secaron sobre sulfato de sodio anhidro, seguido por filtración y concentración a presión reducida. Se diluyeron 1,16 g del residuo resultante con acetato de etilo (5,5 ml) y se añadió n-hexano (11 ml), y se inoculó una varilla de cristal para la cristalización. Además, se añadió n-hexano (49 ml), seguido por agitación a 0°C durante 1 hora. Posteriormente, se filtraron los cristales, se lavaron con n-hexano (60 ml), y luego se secaron a vacío para proporcionar 882,3 mg del compuesto del título como un polvo cristalino incoloro (rendimiento del 71%).
Pf 86°C; [a]20D 5,3° (c 1,10, CHCl3); 1H-RMN(400 MHz, CDCl3) 81,65-1,70 (m, 1H), 2,03-2,12 (m, 3H), 2,90 (d, J = 12,0 Hz, 1H), 3,07 (m, 1H), 3,79 (s, 3H), 4,12 (dd, J = 4,6, 4,4 Hz, 1H), 4,91 (d, J = 11,2 Hz, 1H), 5,06 (d, J = 11,2 Hz, 1H), 7,35-7,44 (m, 5H); EM m/z 291 [M+H]+.
En el diagrama de difracción de rayos X de polvo, el cristal del compuesto demostró patrones de picos característicos tal como se muestra en la siguiente tabla 4. Para la medición, se usó un dispositivo RINT 2100 de Rigaku Corporation como dispositivo de difracción de rayos X de polvo, en el que se realizó la medición con CuKa1 como fuente de rayos X, una tensión de tubo de 40 kV, una corriente de tubo de 40 mA, una velocidad de barrido de 4°/min., y un intervalo de barrido de 20 = de 3 a 40°.
[Tabla 4] Difracción de rayos X de polvo del compuesto (5b)

Ejemplo 16
Ácido (2S,5R)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (6b): síntesis a partir de (5b)
A (2S,5R)-6-(bencNoxi)-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxNato de metilo (809,0 mg, 2,79 mmol) se le añadieron tetrahidrofurano (8 ml) y agua (3,6 ml), luego se añadió gota a gota disolución acuosa de hidróxido de litio 0,5 M (6,41 ml) a 4,9°C o menos a lo largo de 10 minutos. Se agitó la disolución de reacción a 2°C durante 2 horas, seguido por la adición de agua (30 ml) y el lavado con acetato de etilo (25 ml). A la fase acuosa separada se le añadió acetato de etilo (15 ml), se ajustó la fase acuosa a pH 4,0 con disolución acuosa de ácido clorhídrico 1 M y se extrajo con acetato de etilo dos veces (acetato de etilo: volumen total de 65 ml). Se ajustó la fase acuosa separada a pH 3,4 con disolución acuosa de ácido clorhídrico 1 M y se extrajo con acetato de etilo una vez, posteriormente se ajustó la fase acuosa a pH 2,4 y se extrajo con acetato de etilo dos veces. Se lavó el líquido de extracción resultante de un total de cinco extracciones con acetato de etilo (175 ml) con salmuera saturada (40 ml), se secó sobre sulfato de sodio anhidro, se filtro y luego se concentró a presión reducida. Se diluyeron 759,1 mg del residuo resultante con acetato de etilo (5 ml) y se añadió n-hexano (3 ml), y se inoculó una varilla de cristal para la cristalización. Además, se añadió disolución de acetato de etilo/n-hexano (5/3) (8 ml) y se agitó, posteriormente se añadió n-hexano (20 ml) y se agitó a 4°C durante 14 horas. Se filtraron los cristales, seguido por el lavado con n-hexano (55 ml), posteriormente el secado a vacío para proporcionar 633,6 mg del compuesto del título como un polvo cristalino incoloro (rendimiento del 82%). Los datos instrumentales de éste fueron consecuentes con los del compuesto del ejemplo 9.
Ejemplo 17 (Referencia, no según la invención reivindicada)
(2S,5R)-7-Oxo-6-(sulfoxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Etapa 1
2-{[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazincarboxilato de terc-butilo
A una disolución del ácido carboxílico (6b, 371 mg, 1,34 mmol) del ejemplo 9 ó 16 en tetrahidrofurano (7 ml) se le añadieron trietilamina (0,227 ml) y cloroformiato de isobutilo (218 |il) enfriando con hielo, seguido por agitación a 0°C durante 15 minutos. A la disolución de reacción se le añadió carbazato de t-butilo (245 mg) a 0°C, seguido por agitación a temperatura ambiente durante 1,5 horas, y luego concentración a presión reducida. Se purificó el residuo resultante mediante cromatografía en columna de gel de sílice (hexano/acetato de etilo = 1/1-0/1) para proporcionar 583 mg del compuesto del título (rendimiento del 98%).
[«]d20 54,3° (c 0,56, CHCl3); 1H-RMN (400 MHz, CDCl3) 81,47 (s, 9H), 1,56-1,67 (m, 1H), 1,90-2,05 (m, 2H), 2,34 2,41 (m, 1H), 3,04-3,17 (m, 2H), 3,26-3,31 (m, 1H), 4,00 (d, J = 7,6 Hz, 1H), 4,91 (d, J = 11,2 Hz, 1H), 5,06 (d, J = 11,2 Hz, 1H), 6,31 (s a, 1H), 7,34-7,46 (m, 5H), 8,14 (d, J = 2,8 Hz, 1H); EM m/z 391 [M+H]+.
Etapa 2
2-{[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazincarboxilato de terc-butilo
Se disolvió el compuesto (573 mg, 1,47 mmol) de la etapa 1 anterior en metanol (10 ml), y se añadió paladio al 10%-carbono (contenido en agua del 50%, 126 mg), seguido por agitación bajo una atmósfera de hidrógeno a temperatura ambiente durante 55 minutos. Se filtró el catalizador de la mezcla de reacción a través de Celite, se concentró el disolvente a presión reducida para proporcionar 423 mg del compuesto del título (rendimiento del 96%).
1H-RMN (400 MHz, CD3OD) 81,48 (s, 9H), 1,70-1,82 (m, 1H), 1,86-1,98 (m, 1H), 2,01-2,12 (m, 1H), 2,27 (dd a, J = 14,6, 6,6 Hz, 1H), 3,11-3,25 (m, 2H), 3,70 (s a, 1H), 3,91 (d a, J = 7,2 Hz, 1H); EM m/z 301 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
A una disolución del compuesto (421 mg, 1,40 mmol) de la etapa 2 anterior en piridina (10 ml) se le añadió complejo de trióxido de azufre-piridina (1,01 g), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloruro de metileno, después filtración, seguido por concentración a presión reducida y el ajuste a pH 8 con disolución acuosa semisaturada de bicarbonato de sodio. Se lavó la fase acuosa con cloruro de metileno. Posteriormente, a la fase acuosa se le añadieron hidrogenosulfato de tetrabutilamonio (564 mg) y cloruro de metileno, seguido por agitación durante 15 minutos. Se extrajo la fase acuosa con cloruro de metileno, posteriormente se secó la fase orgánica resultante sobre sulfato de sodio anhidro, después filtración, seguido por concentración a presión reducida para proporcionar 841 mg de 2-{[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazincarboxilato de tetrabutilamonio y terc-butilo.
1H-RMN (400 MHz, CDCl3) 81,01 (t, J = 7,4 Hz, 12H), 1,40-1,53 (m, 8H), 1,49 (s, 9H), 1,60-1,75 (m, 9H), 1,84-1,98 (m, 1H), 2,15-2,24 (m, 1H), 2,35-2,44 (m, 1H), 3,06-3,18 (m, 1H), 3,24-3,36 (m, 8H), 3,39 (d a, J = 11,6 Hz, 1H), 3,97 (d a, J = 7,2 Hz, 1H), 4,36 (s a, 1H), 6,31 (s a, 1H), 8,59-8,67 (m, 1H); EM m/z 381 [M-Bu4N+2H]+.
Se disolvió toda la cantidad de la sal de tetrabutilamonio anterior en cloruro de metileno (15 ml), seguido por la adición de ácido trifluoroacético (5 ml) y agitación a temperatura ambiente durante 1 hora. Posteriormente, se concentró la disolución de reacción a presión reducida, se lavó el residuo resultante con dietil éter y se secó. Se ajustó el producto en bruto resultante a pH 8 con disolución acuosa de bicarbonato de sodio y se sometió a cromatografía en columna de gel de sílice de octadecilo para proporcionar 227 mg del compuesto del título (2 etapas, rendimiento del 58%).
[« ]d20-52,9° (c 0,15, H2O); 1H-RMN (400 MHz, D2O) 81,63-1,73 (m, 1H), 1,76-1,87 (m, 1H), 1,90-1,99 (m, 1H), 2,00 2,09 (m, 1H), 2,97 (d, J = 12,2 Hz, 1H), 3,17 (d a, J = 12,2 Hz, 1H), 3,92 (d, J = 7,2 Hz, 1H), 4,04-4,08 (m, 1H); EM m/z 281 [M+H]+.
Ejemplo 18
1- Metil-2-{[(2SR,5RS)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazincarboxilato de terc-butilo y sodio
Etapa 1
2- {[(2SR,5RS)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-1-metilhidrazincarboxilato de terc-butilo A una disolución de ácido (2SR,5RS)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (400 mg, 1,45 mmol) y 1-metilhidrazincarboxilato de terc-butilo (232 mg) en tetrahidrofurano (14 ml) se le añadieron trietilamina (972 |il) y yoduro de 2-cloro-1 -metilpiridin-1-io (554 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió disolución acuosa saturada de bicarbonato de sodio, seguido por extracción con cloroformo. Se secó la fase orgánica sobre sulfato de sodio y luego se concentró. Se purificó el producto en bruto resultante mediante cromatografía en columna de gel de sílice para proporcionar 458 mg del compuesto del título (rendimiento del 78%).
1H-RMN (400 MHz, CDCla) 81,29-1,40 (m, 10H), 1,53-1,60 (m, 2H), 2,24-2,30 (m, 1H), 2,96-3,24 (m, 6H), 3,87 (d, J = 1,7, 1H), 4,83 (d, J = 2,8, 1H), 4,97 (d, J = 2,8, 1H), 7,26-7,36 (m, 5H).
Etapa 2
2-{[(2SR,5RS)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-1-metilhidrazincarboxilato de terc-butilo A una disolución del compuesto (485 mg, 1,20 mmol) de la etapa 1 anterior en metanol (14 ml) se le añadió paladio al 50%-carbono (contenido en agua del 50%, 50 mg), seguido por agitación bajo una atmósfera de hidrógeno a temperatura ambiente durante 2 horas. Se separó por filtración el catalizador en la mezcla de reacción a través de una membrana de PTFE, seguido por concentración a presión reducida. Se purificó el producto en bruto resultante mediante cromatografía en columna de gel de sílice para proporcionar 359 mg del compuesto del título (rendimiento del 95%). EM m/z 315 [M+H]+.
Etapa 3
1-Metil-2-{[(2SR,5RS)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazincarboxilato de terc-butilo y sodio
A una disolución de toda la cantidad del compuesto de la etapa 2 anterior en cloruro de metileno (10,0 ml) se le añadieron 2,6-lutidina (842 |il) y complejo de trióxido de azufre-piridina (273 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloroformo, seguido por la separación de líquidos con agua. Se neutralizó el 2-{[(2SR,5RS)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}-1-metilhidrazincarboxilato de terc-butilo y piridinio resultante obtenido en la fase acuosa con disolución acuosa saturada de bicarbonato de sodio, y se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 114 mg del compuesto del título (rendimiento del 23%).
1H-RMN (400 MHz, D2O) 81,47 (s, 9H), 1,84 (m, 1H), 1,96-2,04 (m, 1H), 2,11-2,15 (m, 1H), 2,23-2,28 (m, 1H), 3,11 (s, 3H), 3,18 (d, J = 3,0, 1H), 3,41 (d, J = 2,7, 1H), 4,15 (d, J = 1,9, 1H), 4,25 (s a, 1H); EM m/z 393 [M-Na]-.
Ejemplo 20
(2SR,5RS)-N',N'-Dimetil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio
Etapa 1
(2SR,5RS)-6-Benciloxi-N',N'-dimetil-7-oxo-1,6-diazabicido[3.2.1]octano-2-carbohidrazida
Siguiendo un procedimiento análogo al ejemplo 18, a partir de ácido (2SR,5RS)-6-(benciloxi)-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxílico (200 mg, 0,72 mmol) y 1,1-dimetilhidrazina (48 mg), se proporcionaron 150 mg del compuesto del título (rendimiento del 65%).
1H-RMN (400 MHz, CDCla) 8 1,53 (m, 1H), 1,75-1,88 (m, 2H), 2,21-2,27 (m, 1H), 2,46 (s, 6 H), 2,61 (d, J = 2,6, 1H), 2,89 (d, J = 2,6, 1H), 3,19-3,21 (m, 1H), 3,75 (d, J = 1,9, 1H), 4,78 (d, J = 2,9, 1H), 4,92 (d, J = 2,9, 1H), 7,16-7,31 (m, 5H).
Etapa 2
(2SR,5RS)-N',N'-dimetil-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionaron 101 mg del compuesto del título (rendimiento del 94%). EM m/z 229 [M+H]+.
Etapa 3
(2SR,5RS)-N',N'-Dimetil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio
Siguiendo un procedimiento análogo al ejemplo 18, se neutralizó (2SR,5RS)-N',N'-dimetil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de piridinio obtenida a partir de toda la cantidad del compuesto de la etapa 2 anterior con disolución acuosa saturada de bicarbonato de sodio, y se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 65 mg del compuesto del título (rendimiento del 44%).
1H-RMN (400 MHz, D2O) 8 1,80-1,98 (m, 2H), 2,07-2,20 (m, 2H), 2,59 (s, 6 H), 3,11 (d, J = 3,0, 1H), 3,33 (d, J = 3,0, 1H), 4,01 (d, J = 1,3, 1H), 4,22 (s a, 1H); EM m/z 307 [M-Na]-.
Ejemplo 22 (Referencia, no según la invención reivindicada)
(2S,5R)-7-Oxo-N'-propanoil-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio
Etapa 1
(2S,5R)-6-Benciloxi-7-oxo-N'-propanoil-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
A una disolución del ácido carboxílico del ejemplo 9 ó 16 (6 b, 354 mg, 1,28 mmol) en tetrahidrofurano (10 ml) se le añadieron trietilamina (0,216 ml) y cloroformiato de isobutilo (208 |il) enfriando con hielo, seguido por agitación a 0°C durante 15 minutos. A la disolución de reacción se le añadieron una disolución de propionohidrazida (161 mg, preparada siguiendo un procedimiento análogo al ejemplo de referencia 3 y al ejemplo de referencia 6 ) en tetrahidrofurano (3 ml) a 0°C, seguido por agitación a temperatura ambiente durante 1 hora, y luego concentración a presión reducida. Se purificó el residuo resultante mediante cromatografía en columna de gel de sílice (hexano/acetato de etilo = 1/1-0/1) para proporcionar 425 mg del compuesto del título (rendimiento del 96%).
[« ]d21+95,6° (c 0,46, CHCla); 1H-RMN (400 MHz, CDCla) 8 1,20 (t, J = 7,6 Hz, 3H), 1,56-1,66 (m, 1H), 1,91-2,05 (m, 2H), 2,25-2,40 (m, 3H), 3,09 (d a, J = 12,0 Hz, 1H), 3,17 (d, J = 12,0 Hz, 1H), 3,29-3,34 (m, 1H), 4,02 (d, J = 7,6 Hz, 1H), 4,92 (d, J = 11,4 Hz, 1H), 5,06 (d, J = 11,4 Hz, 1H), 7,33-7,46 (m, 5H), 7,58 (d a, J= 3,0 Hz, 1H), 8,50 (d a, J = 3,0 Hz, 1H); EM m/z 347 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-7-oxo-N'-propanoil-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Se disolvió el compuesto (417 mg, 1,20 mmol) de la etapa 1 anterior en metanol (10 ml), se añadió paladio al 10%-carbono (contenido en agua del 50%, 110 mg), seguido por agitación bajo una atmósfera de hidrógeno a temperatura ambiente durante 50 minutos. Se filtró el catalizador de la mezcla de reacción a través de Celite y se concentró el disolvente a presión reducida para proporcionar 297 mg del compuesto del título (rendimiento del 96%).
1H-RMN (400 MHz, CD3OD) 8 1,17 (t, J = 7,6 Hz, 3H), 1,69-1,79 (m, 1H), 1,88-1,99 (m, 1H), 2,02-2,11 (m, 1H), 2,24 2,32 (m, 1H), 2,28 (q, J = 7,6 Hz, 2H), 3,16 (d a, J = 11,6 Hz, 1H), 3,26 (d, J = 11,6 Hz, 1H), 3,68-3,72 (m, 1H), 3,95 (d, J = 7,6 Hz, 1H); EM m/z 257 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N'-propanoN-6-(sulfooxi)-1,6-diazabiddo[3.2.1]octano-2-carbohidrazida de sodio
A una disolución del compuesto (296 mg, 1,15 mmol) de la etapa 2 anterior en piridina (7,5 ml), se le añadió complejo de trióxido de azufre-piridina (843 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloruro de metileno, seguido por filtración y concentración a presión reducida. Al residuo se le añadió tolueno, seguido por azeotropía. De ese modo, se proporcionó (2S,5R)-7-oxo-N'-propanoil-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de piridinio, seguido por la neutralización con disolución acuosa semisaturada de bicarbonato de sodio y luego la purificación mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 357 mg del compuesto del título (rendimiento del 86%).
[a]o21 -46,7° (c 0,28, H2O); 1H-RMN (400 MHz, D2O) 81,02 (t, J = 7,6 Hz, 3H), 1,64-1,76 (m, 1H), 1,78-1,90 (m, 1H), 1,93-2,02 (m, 1H), 2,10 (dd a, J = 15,6, 7,2 Hz, 1H), 2,22 (q, J = 7,6 Hz, 2H), 3,10 (d, J = 12,0 Hz, 1H), 3,23 (d a, J = 12,0 Hz, 1H), 4,04 (d, J = 7,2 Hz, 1H), 4,07-4,12 (m, 1H); EM m/z 337 [M-Na+2H]+.
Ejemplo 25
(2SR,5RS)-N'-Acetil-N'-metil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio
Etapa 1
(2SR,5RS)-N'-Acetil-6-benciloxi-N'-metil-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de ácido (2SR,5RS)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (148 mg, 0,536 mmol) y N-metilacetohidrazida (64,0 mg, preparada a partir de metilhidrazina y anhídrido acético), se proporcionaron 221 mg del compuesto del título (rendimiento del 88%).
1H-RMN (400 MHz, CDCla) 81,59-1,73 (m, 1H), 1,88-2,10 (m, 2H), 2,02 (s, 1,8H), 2,17 (s, 1,2H), 2,31-2,39 (m, 1H), 2,69 (d, J = 11,6 Hz, 0,6H), 3,07 (d a, J = 11,6 Hz, 0,4H), 3,11-3,38 (m, 2H), 3,13 (s, 1,8H), 3,30 (s, 1,2H), 4,01 (d, J = 7,2 Hz, 1H), 4,92 (d, J = 11,6 Hz, 1H), 5,06 (d, J = 11,6 Hz, 0,4H), 5,07 (d, J = 11,2 Hz, 0,6H), 7,31-7,53 (m, 5H), 8,49 (s a, 0,4H), 8,58 (s a, 0,6H); EM m/z 347 [M+H]+.
Etapa 2
(2SR,5RS)-N'-Acetil-6-hidroxi-N'-metil-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (216 mg, 0,624 mmol) de la etapa 1 anterior, se proporcionaron 156 mg del compuesto del título (rendimiento del 98%).
1H-RMN (400 MHz, CD3OD) 81,74-1,83 (m, 1H), 1,89-2,04 (m, 1H), 2,01 (s, 2,5H), 2,06-2,14 (m, 1H), 2,17 (s, 0,5H), 2,22-2,32 (m, 1H), 2,96 (d, J = 11,6 Hz, 0,8H), 3,06-3,24 (m, 1,2H), 3,11 (s, 2,5H), 3,28 (s, 0,5H), 3,68-3,74 (m, 1H), 3,96 (d a, J = 7,6 Hz, 1H); EM m/z 257 [M+H]+.
Etapa 3
(2SR,5RS)-N'-Acetil-N'-metil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio Siguiendo un procedimiento análogo al ejemplo 22, se proporcionó el compuesto (150 mg, 0,585 mmol) de la etapa 2 anterior, (2SR,5RS)-N'-acetil-N'-metil-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de piridinio, se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de DIAION HP21 (MITSUBISHI CHEMICAL), se proporcionaron 148 mg del compuesto del título (rendimiento del 71%).
1H-RMN (400 MHz, D2O) 81,67-1,80 (m, 1H), 1,80-2,04 (m, 2H), 1,93 (s, 2,4H), 2,05-2,16 (m, 1H), 2,09 (s, 0,6H), 2,98 (d, J = 12,0 Hz, 0,8H), 3,00 (s, 2,4H), 3,11 (d, J = 12,0 Hz, 0,2H), 3,18 (s, 0,6H), 3,20 (d a, J = 12,0 Hz, 0,2H), 3,28 (d a, J = 12,0 Hz, 0,8H), 4,01-4,15 (m, 2H); EM m/z 337 [M-Na+2H]+.
Ejemplo 26 (Referencia, no según la invención reivindicada)
(2SR,5RS)-N'-(Aminoacetil)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Etapa 1
[2-(2-{[(2SR,5RS)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazinil)-2-oxoetil]carbamato de tercbutilo
A una disolución de ácido (2SR,5RS)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (153 mg,
0,554 mmol) en tetrahidrofurano (3 ml) se le añadieron trietilamina (0,232 ml) y cloroformiato de isobutilo (89,1 |il) enfriando con hielo, seguido por agitación a 0°C durante 45 minutos. A la disolución de reacción se le añadió una disolución de 2-hidrazinil-2-oxoetilcarbamato de terc-butilo (129 mg, preparado siguiendo un procedimiento análogo al ejemplo de referencia 5 y al ejemplo de referencia 6) en tetrahidrofurano (3 ml) a 0°C, seguido por agitación a temperatura ambiente durante 2,5 horas y concentración a presión reducida. Se purificó el residuo resultante mediante cromatografía en columna de gel de sílice (hexano/acetato de etilo = 7/3-0/10) para proporcionar 179 mg del compuesto del título (rendimiento del 72%).
1H-RMN (400 MHz, CDCla) 81,45 (s, 9H), 1,57-1,70 (m, 1H), 1,91-2,06 (m, 2H), 2,28-2,38 (m, 1H), 3,07 (d a, J = 12,0 Hz, 1H), 3,12 (d, J = 12,0 Hz, 1H), 3,29-3,34 (m, 1H), 3,88 (dd, J = 16,3, 6,1 Hz, 1H), 3,92 (dd, J = 16,3, 6,1 Hz, 1H), 4,02 (d a, J = 7,2 Hz, 1H), 4,91 (d, J = 11,2 Hz, 1H), 5,05 (d, J = 11,2 Hz, 1H), 5,24 (t a, J = 6,1 Hz, 1H), 7,34 7,46 (m, 5H), 8,42 (s a, 1H), 8,53 (s a, 1H); EM m/z 448 [M+H]+.
Etapa 2
[2-(2-{[(2SR,5RS)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazinil)-2-oxoetil]carbamato de terc-butilo Se disolvió el compuesto (176 mg, 0,394 mmol) de la etapa 1 anterior en metanol (4 ml), seguido por la adición de paladio al 10%-carbono (contenido en agua del 50%, 42,4 mg) y agitación bajo una atmósfera de hidrógeno a temperatura ambiente durante 40 minutos. Se filtró el catalizador de la mezcla de reacción a través de Celite, se concentró el disolvente a presión reducida para proporcionar 140 mg del compuesto del título (cuantitativo).
1H-RMN (400 MHz, CD3OD) 81,45 (s, 9H), 1,69-1,79 (m, 1H), 1,87-2,00 (m, 1H), 2,01-2,11 (m, 1H), 2,27 (dd a, J = 15,0, 6,6 Hz, 1H), 3,16 (d a, J = 12,0 Hz, 1H), 3,24 (d, J = 12,0 Hz, 1H), 3,67-3,73 (m, 1H), 3,81 (s, 2H), 3,95 (d a, J = 7,2 Hz, 1H); EM m/z 358 [M+H]+.
Etapa 3
(2SR,5RS)-N'-(Aminoacetil)-7-oxo-6-(suliboxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
A una disolución del compuesto (137 mg, 0,382 mmol) de la etapa 2 anterior en piridina (4 ml) se le añadió complejo de trióxido de azufre-piridina (276 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloruro de metileno, seguido por filtración y concentración a presión reducida. Al residuo resultante se le añadió tolueno, seguido por azeotropía. De ese modo, se proporcionaron 405 mg de [2-(2-{[(2SR,5RS)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazinil)-2-oxoetil]carbamato de terc-butilo y piridinio. EM m/z 438 [M-CaHaN+H]*.
Se disolvió toda la cantidad de la sal de piridinio en cloruro de metileno (5 ml), y se añadió ácido trifluoroacético (1,7 ml), seguido por agitación a temperatura ambiente durante 3,5 horas. Se concentró la disolución de reacción a presión reducida. Se lavó el residuo resultante con dietil éter, y se ajustó a pH 7 con disolución acuosa de bicarbonato de sodio y se liofilizó. Se purificó el producto en bruto resultante mediante SEPABEADS SP207 (MITSUBISHI CHEMICAL) (acetonitrilo/agua = 0/100-10/90). Después de la liofilización, se proporcionaron 42,6 mg del compuesto del título (2 etapas, rendimiento del 33%).
1H-RMN (400 MHz, D2O) 81,63-1,74 (m, 1H), 1,78-1,89 (m, 1H), 1,92-2,02 (m, 1H), 2,05-2,14 (m, 1H), 3,08 (d, J = 12,4 Hz, 1H), 3,23 (d a, J = 12,4 Hz, 1H), 4,06 (d a, J = 6,4 Hz, 1H), 4,07-4,12 (m, 1H); EM m/z 338 [M+H]+.
Ejemplo 27 (Referencia, no según la invención reivindicada)
(2S,5R)-N'-(3-Aminopropanoil)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Etapa 1
[3-(2-{[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazinil)-3-oxopropil]carbamato de tercbutilo
A una disolución del ácido carboxílico (6b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 en cloruro de metileno (14,1 ml), se le añadieron trietilamina (393 |il), clorhidrato de N-etil-N'-(3-dimetilaminopropil)carbodiimida (406 mg), 1-hidroxibenzotriazol monohidratado (324,6 mg) y (3-hidrazinil-3-oxopropil)carbamato de terc-butilo (430,8 mg, preparado siguiendo un procedimiento análogo al ejemplo de referencia 2), seguido por agitación a temperatura ambiente durante la noche. Se concentró la disolución de reacción a presión reducida y se purificó el residuo resultante mediante cromatografía en columna de gel de sílice (acetato de etilo) para proporcionar 347,3 mg del compuesto del título (rendimiento del 53,3%).1
1H-RMN (400 MHz, CD3OD) 81,32 (s, 9H), 1,55-1,63 (m, 1H), 1,75-1,91 (m, 2H), 2,11-2,17 (m, 1H), 2,31-2,34 (t, J =
6,4 Hz, 2H), 2,92-2,95 (d a, J = 11,6 Hz, 1H), 3,09-3,12 (d, J = 11,6 Hz, 1H), 3,20-3,26 (t, J = 6,4 Hz, 2H), 3,47 (s a, 1H), 3,86-3,88 (d, J = 7,6 Hz, 1H), 4,82-4,85 (d, J = 11,2 Hz, 1H), 4,89-4,92 (d, J = 11,2 Hz, 1H), 7,27-7,31 (m, 3H), 7,35-7,38 (m, 2H); EM m/z 462 [M+H]+.
Etapa 2
[3-(2-{[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazinil)-3-oxopropil]carbamato de terc-butilo Se disolvió toda la cantidad del compuesto de la etapa 1 anterior en metanol (7,5 ml), seguido por la adición de paladio al 10%-carbono (contenido en agua del 50%, 69 mg) y agitación bajo una atmósfera de hidrógeno a temperatura ambiente durante 1 hora. Se filtró el catalizador de la mezcla de reacción a través de Celite y se concentró el disolvente a presión reducida para proporcionar el compuesto del título (cuantitativo).
Etapa 3
(2S,5R)-N'-(3-Aminopropanoil)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
A una disolución de toda la cantidad del compuesto de la etapa 2 anterior en piridina (7,5 ml) se le añadió complejo de trióxido de azufre-piridina (598,4 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloruro de metileno, seguido por filtración y concentración a presión reducida. Al residuo resultante se le añadió tolueno, seguido por azeotropía. De ese modo, se proporcionó [3-(2-{[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}hidrazinil)-3-oxopropil]carbamato de terc-butilo y piridinio (cuantitativo). EM m/z 450 [M-C5H5N-H]-.
Se desprotegió toda la cantidad de la sal de piridina anterior con ácido trifluoroacético, y se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 191 mg del compuesto del título (rendimiento del 72,3%).
1H-RMN (400 MHz, D2O) 8 1,62-1,70 (m, 1H), 1,76-1,86 (m, 1H), 1,92-1,95 (m, 1H), 2,04-2,09 (m, 1H), 2,60-2,63 (t, J = 6,8 Hz, 2H),3,04-3,07 (d, J = 12,0 Hz, 1H), 3,13-3,16 (t, J = 6,8 Hz, 2H), 3,18-3,22 (d, J = 11,6 Hz, 1H), 4,02-4,03 (d, J = 7,2 Hz, 1H), 4,06 (s a, 1H); EM m/z 352 [M+H]+.
Ejemplo 33
(2SR,5RS)-7-Oxo-N-(2-oxopirrolidin-1-il)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2SR,5RS)-6-Benciloxi-7-oxo-N-(2-oxopirrolidin-1-il)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de ácido (2SR,5RS)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (164 mg, 0,594 mmol) y clorhidrato de 1-aminopirrolidin-2-ona (101 mg), se proporcionaron 128 mg del compuesto del título (rendimiento del 60%).
1H-RMN (400 MHz, CDCla) 8 1,57-1,70 (m, 1H), 1,88-2,22 (m, 4H), 2,30-2,52 (m, 3H), 3,09 (d a, J = 12,0 Hz, 1H), 3,22 (d, J = 12,0 Hz, 1H), 3,30-3,35 (m, 1H), 3,46 (ddd, J = 8,5, 8,5, 4,8 Hz, 1H), 3,73 (q, J = 7,7 Hz, 1H), 4,02 (d a, J = 7,6 Hz, 1H), 4,92 (d, J = 11,2 Hz, 1H), 5,06 (d, J = 11,2 Hz, 1H), 7,35-7,46 (m, 5H), 8,34 (s a, 1H); EM m/z 359 [M+H]+.
Etapa 2
(2SR,5RS)-6-Hidroxi-7-oxo-N-(2-oxopirrolidin-1-il)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (126 mg, 0,352 mmol) de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).1
1H-RMN (400 MHz, CD3OD) 8 1,70-1,80 (m, 1H), 1,88-2,00 (m, 1H), 2,02-2,19 (m, 3H), 2,27 (dd a, J = 15,0, 7,0 Hz, 1H), 2,40-2,47 (m, 2H), 3,16 (d a, J = 11,6 Hz, 1H), 3,21 (d, J = 11,6 Hz, 1H), 3,52-3,65 (m, 2H), 3,68-3,73 (m, 1H), 3,96 (d, J = 7,6 Hz, 1H); EM m/z 269 [M+H]+
Etapa 3
(2SR,5RS)-7-Oxo-N-(2-oxopirrolidin-1-il)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
A una disolución de toda la cantidad del compuesto de la etapa 2 anterior en piridina (3,5 ml) se le añadió complejo de trióxido de azufre-piridina (248 mg), seguido por agitación a temperatura ambiente durante la noche. A la
disolución de reacción se le añadió cloruro de metileno, seguido por filtración y concentración a presión reducida. Al residuo resultante se le añadió tolueno, seguido por azeotropía. De ese modo, se proporcionaron 178 mg de (2SR,5RS)-7-oxo-N-(2-oxopirrolidin-1-il)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio. EM m/z 349 [M-C5H5NH]+.
Se añadió toda la cantidad de la sal de piridinio anterior a agua y disolución acuosa saturada de bicarbonato de sodio, y se ajustó a pH 7, seguido por liofilización. Se purificó el producto en bruto resultante mediante DIAION HP21 (MITSUBISHI CHEMICAL) (acetonitrilo/agua = 100/0-90/10), seguido por liofilización, y se proporcionaron 103 mg del compuesto del título (2 etapas, rendimiento del 79%).
1H-RMN (400 MHz, D2O) 8 1,65-1,74 (m, 1H), 1,77-1,89 (m, 1H), 1,92-2,14 (m, 2H), 2,03 (quint., J = 7,6 Hz, 2H), 2,38 (t, J = 7,6 Hz, 2H), 3,06 (d, J = 12,0 Hz, 1H), 3,23 (d a, J = 12,0 Hz, 1H), 3,49 (t, J = 7,6 Hz, 2H), 4,05 (d a, J = 6,8 Hz, 1H), 4,08 (dd a, J = 5,8, 3,0 Hz, 1H); EM m/z 349 [M-Na+2H]+.
Ejemplo 45 (Referencia, no según la invención reivindicada)
(2S,5R)-7-Oxo-N'-(piridin-3-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio Etapa 1
(2S,5R)-6-Benciloxi-7-oxo-N'-(piridin-3-il-carbonil)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Se enfrió una disolución del ácido carboxílico (6b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 en cloruro de metileno deshidratado (14,1 ml) hasta 0°C bajo una atmósfera de argón, y se añadió de manera gradual cloroformiato de isobutilo (231,1 mg) de manera que la temperatura no excedía de 0°C. Luego, se añadió de manera gradual trietilamina (185 mg) de manera que la temperatura no excedía de 0°C seguido por agitación durante 30 minutos, preparándose así un anhídrido de ácido mixto en el sistema de reacción. A esta mezcla de reacción se le añadió de manera gradual hidrazida de ácido nicotínico (580 mg). Después de la adición, se elevó la temperatura hasta temperatura ambiente, seguido por agitación durante 1 hora. Se lavó esta mezcla de reacción con ácido clorhídrico 0,5 M y salmuera saturada, y se secó la fase orgánica sobre sulfato de magnesio, y luego se separó por destilación a presión reducida. Se sometió el residuo resultante a cromatografía en columna de gel de sílice (hexano/acetato de etilo = 4/1-0/1, acetato de etilo/metanol = 30/1) para proporcionar 439,5 mg del compuesto del título como un aceite incoloro (rendimiento del 78,8%).
1H-RMN (400 MHz, CD3OD) 8 1,68-1,75 (m, 1H), 1,88-2,02 (m, 2H), 2,25-2,30 (m, 1H), 3,08-3,11 (d, J = 12,4 Hz, 1H), 3,28-3,33 (m, 1H), 3,60 (s a, 1H), 4,03-4,08 (d, J = 12,0 Hz, 1H), 4,90 (d, J = 11,2 Hz, 1H), 5,00 (d, J = 11,2 Hz, 1H), 7,33-7,41 (m, 3H), 7,45-7,48 (m, 2H), 7,54-7,58 (dd, J = 5,0, 8,0 Hz, 1H), 8,26-8,29 (dd, J = 2,0, 8,0 Hz, 1H), 8,71-8,72 (dd, J = 1,2, 4,8 Hz, 1H), 9,00-9,01 (dd, J = 0,8, 2,0 Hz, 1H); EM m/z 396 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-7-oxo-N'-(piridin-3-il-carbonil)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida
Se disolvió toda la cantidad del compuesto de la etapa 1 anterior en metanol (11 ml), y se añadió paladio al 10%-carbono (contenido en agua del 50%, 80 mg), seguido por agitación bajo una atmósfera de hidrógeno a temperatura ambiente durante 1 hora. Se filtró el catalizador de la mezcla de reacción a través de Celite, y se concentró el disolvente a presión reducida para proporcionar 319,7 mg del compuesto del título (rendimiento del 94,3%). EM m/z 306 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N'-(piridin-3-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de sodio
A una disolución de toda la cantidad del compuesto de la etapa 2 anterior en piridina (10,0 ml) se le añadió complejo de trióxido de azufre-piridina (796 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloruro de metileno, seguido por filtración y concentración a presión reducida. Al residuo resultante se le añadió tolueno, seguido por azeotropía. De ese modo, se proporcionó (2S,5R)-7-oxo-N'-(piridin-3-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carbohidrazida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 193,1 mg del compuesto del título (rendimiento del 45,6%).
1H-RMN (400 MHz, D2O) 8 1,67-1,75 (m, 1H), 1,80-1,90 (m, 1H), 1,95-1,99 (m, 1H), 2,06-2,16 (m, 1H), 3,14-3,18 (d, J = 12,4 Hz, 1H), 3,25-3,28 (d a, J = 12,0 Hz, 1H), 4,10 (m, 2H), 7,46-7,49 (dd, J = 5,2, 8,0 Hz, 1H), 8,12-8,14 (d, J = 8,0 Hz, 1H), 8,58-8,60 (d, J = 5,2 Hz, 1H), 8,81 (s, 1H); EM m/z 386 [M-Na+2H]+.
Ejemplo 55
(2SR,5RS)-N-(Morfolin-4-il)-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2SR,5RS)-6-Benciloxi-N-(morfolin-4-il)-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxamida
A una disolución de ácido (2SR,5RS)-6-(bendloxi)-7-oxo-1,6-diazabiddo[3.2.1]odano-2-carboxílico (142 mg, 0,513 mmol) en cloruro de metileno (3,5 ml) se le añadieron trietilamina (226 |il), clorhidrato de N-etil-N'-(3-dimetilaminopropil)carbodiimida (125 mg), 1-hidroxibenzotriazol monohidratado (100 mg) y morfolin-4-amina (62,7 |il), seguido por agitación a temperatura ambiente durante la noche. Se concentró la disolución de reacción a presión reducida, y se purificó el residuo resultante mediante cromatografía en columna de gel de sílice (acetato de etilo) para proporcionar 149 mg del compuesto del título (rendimiento del 80%).
1 H-RMN (400 MHz, CDCl3) 8 1,57-1,66 (m, 1H), 1,86-2,06 (m, 2H), 2,37 (dd a, J = 14,2, 6 , 8 Hz, 1H), 2,72 (d, J = 11,8 Hz, 1H), 2,74-2,88 (m, 4H), 3,01 (d a, J = 11,8 Hz, 1H), 3,28-3,33 (m, 1H), 3,81 (t, J = 4,6 Hz, 4H), 3,90 (d a, J = 7,6 Hz, 1H), 4,91 (d, J = 11,4 Hz, 1H), 5,06 (d, J = 11,4 Hz, 1H), 7,32-7,48 (m, 6 H); EM m/z 361 [M+H]+.
Etapa 2
(2SR,5RS)-6-Hidroxi-N-(morfolin-4-il)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (170 mg, 0,471 mmol) de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,74-1,84 (m, 1H), 1,85-1,97 (m, 1H), 2,02-2,11 (m, 1H), 2,21 (dd a, J = 14,8, 7,2 Hz, 1H), 2,81 (t a, J = 4,4 Hz, 4H), 3,01 (d, J = 11,6 Hz, 1H), 3,12 (d a, J = 11,6 Hz, 1H), 3,69 (s a, 1H), 3,76 (t a, J = 4,4 Hz, 4H), 3,81 (d a, J = 7,6 Hz, 1H); EM m/z 271 [M+H]+.
Etapa 3
(2SR,5RS)-N-(Morfolin-4-il)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
Siguiendo un procedimiento análogo al ejemplo 22, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2SR,5RS)-N-(morfolin-4-il)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de SEPABEADS SP207 (MITSUBISHI CHEMICAL) para proporcionar 104 mg del compuesto del título (2 etapas, rendimiento del 63%).
1 H-RMN (400 MHz, D2O) 8 1,65-1,85 (m, 2H), 1,90-1,99 (m, 1H), 2,00-2,08 (m, 1H), 2,68-2,80 (m, 4H), 3,97 (d, J = 12,0 Hz, 1H), 3,18 (d a, J = 12,0 Hz, 1H), 3,70 (t a, J = 4,6 Hz, 4H), 3,89 (d a, J = 7,0 Hz, 1H), 4,07 (dd a, J = 5,6, 2,8 Hz, 1H); EM m/z 351 [M-Na+2H]+.
Ejemplo 56
(2S,5R)-N-Metoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
Etapa 1
(2S,5R)-6-Benciloxi-N-metoxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
A una disolución del ácido carboxílico (6 b, 965 mg, 3,49 mmol) del ejemplo 9 ó 16 en tetrahidrofurano (20 ml) se le añadieron trietilamina (1,95 ml), clorhidrato de N-etil-N'-(3-dimetilaminopropil)carbodiimida (802 mg), 1-hidroxibenzotriazol monohidratado (658 mg) y clorhidrato O-metilhidroxilamina (363 mg), seguido por agitación a temperatura ambiente durante la noche. Se concentró la disolución de reacción a presión reducida, y se purificó el residuo resultante mediante cromatografía en columna de gel de sílice (hexano/acetato de etilo = 9/1-0/10) para proporcionar 773 mg del compuesto del título (rendimiento del 72%).
[«]d20 -19,8° (c 0,60, CHCl3); 1 H-RMN (400 MHz, CDCl3) 8 1,60-1,71 (m, 1H), 1,88-2,07 (m, 2H), 2,32 (dd a J = 14,2, 7,4 Hz, 1H), 2,80 (d, J = 11,6 Hz, 1H), 3,00 (d a, J = 11,6 Hz, 1H), 3,30-3,35 (m, 1H), 3,78 (s, 3H), 3,94 (d, J = 7,6 Hz, 1H), 4,90 (d, J = 11,6 Hz, 1H), 5,05 (d, J = 11,6 Hz, 1H), 7,34-7,46 (m, 5H), 9,22 (s a, 1H); EM m/z 306 [M+H]+. Etapa 2
(2S,5R)-6-Hidroxi-N-metoxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (770 mg, 2,52 mmol) de la etapa 1 anterior, se proporcionaron 486 mg del compuesto del título (rendimiento del 90%).
[a fc20 -76,8° (c 0,34, MeOH); 1 H-RMN (400 MHz, CD3OD) 8 1,74-1,84 (m, 1H), 1,86-1,98 (m, 1H), 2,03-2,13 (m, 1H), 2,20 (dd a J = 15,0, 7,0 Hz, 1H), 3,05 (d, J = 11,8 Hz, 1H), 3,12 (d a, J = 11,8 Hz, 1H), 3,66-3,74 (m, 1H), 3,71 (s, 3H), 3,82 (d a, J = 7,6 Hz, 1H); EM m/z 216 [M+H]+.
Etapa 3
(2S,5R)-N-Metoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (483 mg, 2,24 mmol) de la etapa 2 anterior, se proporcionaron 963 mg de (2S,5R)-N-metoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de tetrabutilamonio.
1 H-RMN (400 MHz, CDCla) 8 0,93 (t, J = 7,4 Hz, 12H), 1,37 (sex, J = 7,4 Hz, 8 H), 1,53-1,72 (m, 9H), 1,77-1,90 (m, 1H), 2,05-2,15 (m, 1H), 2,27 (dd a, J = 14,8, 6,4 Hz, 1H), 2,84 (d, J = 11,6 Hz, 1H), 3,14-3,31 (m, 9H), 3,73 (s, 3H), 3,87 (d a, J = 7,6 Hz, 1H), 4,25 (s a, 1H), 9,32 (s a, 1H); EM m/z 296 [M-Na+2H]+.
Se sometió toda la cantidad de la sal de tetrabutilamonio a intercambio iónico mediante DOWEX (tipo Na), y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 401 mg del compuesto del título (rendimiento del 56%).
[-a ]D20 -49,0° (c 0,85, H2O); 1 H-RMN (400 MHz, D2O) 8 1,66-1,87 (m, 2H), 1,91-2,07 (m, 2H), 3,02(d, J = 12,0 Hz, 1H), 3,18 (d a, J = 12,0 Hz, 1H), 3,62 (s, 3H), 3,92 (dd, J = 8,0, 2,4 Hz, 1H), 4,07 (dd, J = 6,0, 2,8 Hz, 1H); EM m/z 296 [M+H]+; contenido de Na del 10,9%.
Ejemplo 57
(2SR,5RS)-N-Etoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
Etapa 1
(2SR,5RS)-6-Benciloxi-N-etoxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 27, a partir de ácido (2SR,5RS)-6-(benciloxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxílico (150 mg, 0,58 mmol) y clorhidrato de O-etilhidroxilamina (85 mg), se proporcionaron 95 mg del compuesto del título (rendimiento del 39%). EM m/z 320 [M+H]+.
Etapa 2
(2SR,5RS)-N-Etoxi 6-hidroxi-7-oxo-1 ,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionaron 88 mg del compuesto del título (rendimiento del 96%).
Etapa 3
(2SR,5RS)-N-Etoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2SR,5RS)-N-etoxi-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 30 mg del compuesto del título (rendimiento del 24%).
1 H-RMN (400 MHz, D2O) 8 1,09 (t, J=1,7, 3H), 1,66-1,86 (m, 2H), 1,91-2,02 (m, 2H), 3,00 (d, J=3,0, 1H), 3,17 (d, J=2,9, 1H), 3,84 (q, J=1,7, 2H), 3,92 (d, J=1,7, 1H), 4,06 (m, 1H); EM m/z 308 [M-Na]'.
Ejemplo 58
(2S,5R)-N-(Ciclobutilmetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio
Etapa 1
(2S,5R)-6-Benciloxi-N-(ciclobutilmetoxi)-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 379 mg, 1,37 mmol) del ejemplo 9 ó 16 y O-(cidobutilmetil)hidroxilamina (274 mg, preparada siguiendo un procedimiento análogo al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 359,4 mg del compuesto del título (rendimiento del 73%).
1 H-RMN (400 MHz, CDCla) 8 1,55-2,15 (m, 9H), 2,28-2,39 (m, 1H), 2,59-2,72 (m, 1H), 2,77 (d, J = 11,6 Hz, 1H), 3,00 (d a, J = 11,6 Hz, 1H), 3,26-3,34 (m, 1H), 3,83-3,89 (m, 1H), 3,90-3,97 (m, 2H), 4,90 (d, J = 11,4 Hz, 1H), 5,05 (d, J = 11,4 Hz, 1H), 7,34-7,46 (m, 5H), 8,98 (s, 1H); EM m/z 360 [M+H]+.
Etapa 2
(2S,5R)-N-(Ciclobutilmetoxi)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 270 [M+H]+.
Etapa 3
(2S,5R)-N-(Ciclobutilmetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-N-(ciclobutilmetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 157,8 mg del compuesto del título (2 etapas, rendimiento del 42%).
1 H-RMN (400 MHz, D2O) 8 1,55-1,86 (m, 6 H), 1,88-2,07 (m, 4H), 2,46-2,57 (m, 1H), 3,00 (d, J = 12,0 Hz, 1H), 3,18 (d a, J = 12,0 Hz, 1H), 3,79 (d, J = 7,2 Hz, 2H), 3,87-3,94 (m, 1H), 4,05-4,10 (m, 1H); EM m/z 350 [M-Na+2H]+.
Ejemplo 59
(2S,5R)-N-(2-Aminoetoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-059)
[Fórmula química 81]

Etapa 1
{2-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}carbamato de terc-butilo [Fórmula química 82]

A una disolución del ácido carboxílico (6 b, 1,34 g, 4,87 mmol) del ejemplo 9 ó 16 en cloruro de metileno (35 ml) se le añadieron trietilamina (2,71 ml), clorhidrato de N-etil-N'-(3-dimetilaminopropil)carbodiimida (1,41 g), 1-hidroxibenzotriazol monohidratado (1,15 g) y 2-(aminooxi)etilcarbamato de terc-butilo (1,12 g) descrito en el ejemplo de referencia 9, seguido por agitación a temperatura ambiente durante la noche. Al residuo resultante de la concentración de la disolución de reacción a presión reducida se le añadió agua, seguido por la extracción con acetato de etilo. Se lavó la fase orgánica resultante con ácido clorhídrico 0,1 M, disolución acuosa saturada de bicarbonato de sodio y una disolución acuosa saturada de cloruro de sodio, se secó sobre sulfato de sodio anhidro,
se filtró y se concentró. S e purificó el residuo resultante mediante crom atografía en colum na de gel de sílice (hexano/acetato de etilo = 8 /2 -0 /10 ) para proporcionar 1,77 g del com puesto del título (rendimiento del 84 % ).
[«]d20 -0 ,08 ° (c 0,29, C H C l3); 1 H -RM N (400 MHz, C D C l3) 8 1,44 (s, 9H), 1,56 -1,70 (m, 1H ), 1,90 -2 ,09 (m, 2H), 2 ,25 2 ,38 (m, 1H ), 2 ,76 (d, J = 11,6 Hz, 1H ), 3 ,03 (d a, J = 11,6 Hz, 1H ), 3 ,24 -3 ,47 (m, 3H), 3 ,84 -4 ,01 (m, 3H), 4,90 (d, J = 11,6 Hz, 1H ), 5 ,05 (d, J = 11,6 Hz, 1H ), 5 ,44 (s a, 1 H), 7 ,34 -7 ,48 (m, 5H), 9 ,37 (s a, 1H ); EM m/z 435 [M+H]+; exceso enantiom érico del 99 ,9 % de ee o m ás (c H iR A L p A k A D -H , 4,6 x 150 mm, hexano/etanol = 2 /1, U V 210 nm, velocidad de flujo 1 ml/min., tiempo de retención 4,95 min. (2R ,5 S ), 6,70 min. (2S ,5 R ).
Etapa 2
{2-[({[(2S,5R )-6-H idroxi-7-oxo-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)o xi]etil}carbam ato de terc-butilo [Fórm ula quím ica 83]

A una disolución del com puesto (3,91 g, 9,01 mmol) de la etapa 1 anterior en metanol (80 ml) se le añadió catalizador de paladio al 10 % -c a rb o n o (contenido en agua del 50 % , 803 mg), seguido por agitación bajo una atm ósfera de hidrógeno durante 45 minutos. S e filtró la disolución de reacción a través de Celite y se concentró a presión reducida para proporcionar 3 ,11 g del compuesto del título (cuantitativo).
1 H -RM N (400 MHz, C D 3O D ) 8 1,44 (s, 9H), 1,73 -1,83 (m, 1H ), 1,86 -1,99 (m, 1H ), 2 ,01 -2 , 12 (m, 1H ), 2 ,22 (dd a, J = 15 ,0 , 7,0 Hz, 1H ), 3 ,03 (d, J = 12 ,0 Hz, 1H ), 3 ,12 (d a, J = 12 ,0 Hz, 1H ), 3 ,25 -3 ,35 (m, 2H ), 3 ,68 -3 ,71 (m, 1H ), 3 ,82 3,91 (m, 3H); EM m/z 345 [M+H]+.
Etapa 3
(2S ,5R )-N -(2-A m in o eto x i)-7 -o xo -6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o x am id a
A una disolución del compuesto (3,09 g, 8,97 mmol) de la etapa 2 anterior en cloruro de metileno (80 ml) se le añadieron 2,6-lutidina (3,20 ml) y complejo de trióxido de azufre-piridina (3,58 g), seguido por agitación a temperatura ambiente durante la noche. S e vertió la disolución de reacción en disolución acuo sa sem isaturada de bicarbonato de sodio y se lavó la fase acuo sa con cloroformo. A la fase a cu o sa se le añadieron hidrogenosulfato de tetrabutilamonio (3,47 g) y cloroformo (30 ml), seguido por agitación durante 10 minutos. S e extrajo la fase acuo sa con cloroformo, y se secó la fase orgánica resultante sobre sulfato de sodio anhidro, se filtró y se concentró a presión reducida para proporcionar 5,46 g de {2 -[({[(2S ,5 R )-7 -o xo -6 -(su lfo o xi)-1,6 -d ia zab icic lo [3.2.1]o ct-2 -il]carbonil}amino)oxi]etil}carbamato de terc-butilo y tetrabutilamonio (rendimiento del 91 % ) .
1 H -R M N (400 MHz, C D C l3 ) 8 1,01 (t, J = 7,4 Hz, 12H ), 1,37 -1,54 (m, 8 H), 1,45 (s, 9H), 1,57 -1,80 (m, 9H), 1,85 -1,98 (m, 1H ), 2 ,14 -2 ,24 (m, 1H ), 2 ,30 -2 ,39 (m, 1H ), 2 ,83 (d, J = 11,6 Hz, 1H ), 3 ,20 -3 ,50 (m, 11H ) , 3 ,85 -3 ,99 (m, 3H), 4 ,33 4,38 (m, 1H ), 5 ,51 (s a, 1H ), 9,44 (s a, 1H ); EM m/z 425 [M -Bu4N 2 H]+.
A una disolución de la sal de tetrabutilamonio (5,20 g, 7 ,82 mmol) en cloruro de metileno (25 ml) se le añadió ácido trifluoroacético (25 ml) enfriando con hielo, seguido por agitación a 0 °C durante 1 hora. S e concentró la disolución de reacción a presión reducida. S e lavó el residuo resultante con dietil éter y se ajustó a pH 7 con una disolución acuo sa de bicarbonato de sodio, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo (agua), y luego se liofilizó para proporcionar 1,44 g del com puesto del título (rendimiento del 57 % ) .
[«]d24 -63 ,5 ° (c 0,83, H 2O); 1 H -RM N (400 MHz, D 2O) 8 1,66 -1,76 (m, 1H ), 1,76 -1,88 (m, 1H ), 1,91 -2 ,00 (m, 1H ), 2 ,00 2,08 (m, 1H ), 3,02(d, J = 12 ,0 Hz, 1H ), 3 ,15 (t, J = 5,0 Hz, 2H), 3 ,18 (d a, J = 12 ,0 Hz, 1H ), 3 ,95 (dd, J = 7,8, 2 ,2 Hz, 1H ), 4,04 (t, J = 5,0 Hz, 2H), 4,07 (dd, J = 6,4, 3 ,2 Hz, 1H ); EM m/z 325 [M+H]+.
Ejem plo 60
{2-[({[(2S,5R )-7-O xo-6-(sulfo oxi)-1,6-d iazabiciclo[3.2.1]o ct-2-il]carbo nil}am ino )o xi]etil}carbam ato de terc-butilo y sodio (II-060)
[Fórm ula quím ica 84]

A partir del compuesto (1,700 g, 4,938 mmol) de la etapa 2 del ejemplo 59, se proporcionó {2 -[({[(2S ,5 R )-7 -o xo -6 -(sulfooxi)-1,6-diazabicido[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}carbam ato de terc-butilo y piridinio, y se neutralizó con disolución acuo sa saturada de bicarbonato de sodio, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 926,7 mg del com puesto del título (rendimiento del 43 ,6 % ).
1 H -RM N (400 MHz, D 2O) 8 1,28 (s, 9H), 1,68 -1,83 (m, 2H ), 1,92 -2 ,07 (m, 2H), 3 ,00 -3,03 (d, J = 12 ,8 Hz, 1H ), 3 ,16 3 ,22 (m, 3H), 3 ,81-3 ,84 (d, J = 4,8 Hz, 2H), 3 ,90 -3 ,92 (d, J = 6,4 Hz, 1H ), 4,06-4,07 (s a, 1H ); EM m/z 423 [M-Na]-. Ejem plo 61
(2S,5R )-N -[2-(M etilam ino)etoxi]-7-oxo-6 -(su lfoo xi)-1,6 -d iazabiciclo [3.2.1]octano -2-carboxam ida (II-061)
[Fórm ula quím ica 85]

Etapa 1
{2-[({[(2S,5R )-6 -Benciloxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}m etilcarbam ato de terc-butilo [Fórm ula quím ica 8 6 ]

Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6 b, 390 mg, 1,41 mmol) del ejem plo 9 ó 16 y (2-(am inooxi)etil)(m etil)carbam ato de terc-butilo (436 mg) descrito en el ejemplo de referencia 16, se proporcionaron 347,8 mg del com puesto del título (rendimiento del 55 % ) .1
1 H -RM N (400 MHz, C D C la) 8 1,46 (s, 9H), 1,58 -1,70 (m, 1H ), 1,88 -2 ,07 (m, 2H ), 2 ,25 -2 ,36 (m, 1H ), 2 ,70 -3 ,08 (m, 2H), 2,88 (s, 3H), 3 ,23 -3 ,41 (m, 2H ), 3 ,51-3 ,68 (m, 1H ), 3 ,83 -4 ,10 (m, 3H), 4,90 (d, J = 11,4 Hz, 1H ), 5,06 (d, J = 11,4 Hz, 1H ), 7 ,32 -7 ,47 (m, 5H), 10 ,11 (s a, 1H ); EM m/z 449 [M+H]+.
Etapa 2
{2 -[({[(2S ,5 R )-6 -H id ro x i-7 -o x o -1,6 -d ia zab icic lo [3.2.1]o ct-2 -il] carbonil}amino)oxi]etil}metilcarbamato de terc-butilo [Fórm ula quím ica 87]

Siguiendo un procedimiento análogo al ejem plo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -RM N (400 MHz, C D 3O D ) 8 1,46 (s, 9H), 1,73 -1,83 (m, 1H ), 1,86 -2,00 (m, 1H ), 2 ,01 -2 ,13 (m, 1H ), 2 ,14 -2 ,28 (m, 1H ), 2,93 (s, 3H), 3,04 (d, J = 10,8 Hz, 1H ), 3 ,08 -3 ,18 (m, 1H ), 3 ,43 -3 ,55 (m, 2H), 3 ,65 -3 ,72 (m, 1H), 3 ,79-3,88 (m, 1H ), 3 ,92-4 ,05 (m, 2H); EM m/z 359 [M+H]+.
Etapa 3
(2S,5R )-N -[2-(M etilam ino)etoxi]-7-oxo-6 -(su lfoo xi)-1,6 -d iazabiciclo [3.2.1]octano -2-carboxam ida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó {2-[({[(2S,5R)-7-oxo-6-(suliboxi)-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}m etilcarbam ato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H -RM N (400 MHz, C D C la) 8 1,01 (t, J = 7 ,2 Hz, 12H ), 1,36 -1,53 (m, 8 H), 1,47 (s, 9H), 1,57 -1,77 (m, 9H), 1,83 -I , 98(m, 1H ), 2 ,13 -2 ,25 (m, 1H ), 2 ,28 -2 ,40 (m, 1H ), 2 ,82 -2 ,96 (m, 4H), 3 ,22 -3 ,42 (m, 11H ) , 3,60-4,08 (m, 3H), 4 ,34 (s a, 1H ), 10 ,15 (s a, 1H ); EM m/z 437 [M -Bu4N]-S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 149 ,4 mg del com puesto del título (3 etapas, rendimiento del 57 % ) .
1 H -RM N (500 MHz, D 2O) 8 1,73 -1,97 (m, 2H ), 1,98 -2 ,07 (m, 1H ), 2 ,08 -2 ,18 (m, 1H ), 2 ,74 (s, 3H), 3,09 (d, J = 12 ,0 Hz, 1H ), 3 ,21 -3 ,32 (m, 3H), 4,04 (dd, J = 7,5, 2,0 Hz, 1H ), 4 ,10 -4 ,23 (m, 3H); EM m/z 337 [M-H]-.
Ejem plo 62
(2S,5R )-N -[2-(Etilam ino )eto xi]-7-o xo -6-(su lfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida
Etapa 1
{2-[({[(2S,5R )-6 -Bencilo xi-7-o xo -1,6 -d iazabiciclo [3.2.1]oct-2-il]carbonil}am ino)oxi]etil}etilcarbam ato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 414 mg, 1,50 mmol) del ejem plo 9 ó 16 y (2-(am inooxi)etil) (etil)carbamato de terc-butilo (744 mg, preparado siguiendo procedimientos análogos al ejem plo de referencia 7 y al ejemplo de referencia 15), se prepararon 541,6 mg del com puesto del título (rendimiento del 78 % ) .
1 H -RM N (400 MHz, C D C la) 8 1, 11 (t, J = 7 ,2 Hz, 3H), 1,46 (s, 9H), 1,58 -1,74 (m, 1H ), 1,89 -2 ,08 (m, 2H), 2 ,24 -2 ,38 (m, 1H ), 2 ,72 -2 ,91 (m, 1H ), 2 ,92 -3 ,11 (m, 1H ), 3 ,12 -3 ,42 (m, 4H), 3 ,43 -3 ,66 (m, 1H ), 3 ,85 -4 ,05 (m, 3H), 4,90 (d, J = I I , 4 Hz, 1H ), 5,06 (d, J = 11,4 Hz, 1H ), 7 ,33 -7 ,47 (m, 5H), 10 ,18 (s a, 1H ); EM m/z 463 [M+H]+.
Etapa 2
{2-[({[(2S,5R )-6-H idroxi-7-oxo-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)o xi]etil}carbam ato de etilo y terc-butilo Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -R M N (400 MHz, C D 3O D ) 8 1,22 (t, J = 7,0 Hz, 3H), 1,46 (s, 9H), 1,73 -1,84 (m, 1H ), 1,86 -1,98 (m, 1H ), 2 ,02 -2 ,12 (m, 1H ), 2 ,14 -2 ,27 (m, 1H ), 3,04 (d, J = 11,6 Hz, 1H ), 3 ,09 -3 ,18 (m, 1H ), 3 ,25 -3 ,37 (m, 2H ), 3 ,43 -3 ,54 (m, 2H ), 3,66 3 ,72 (m, 1H ), 3 ,79 -3,88 (m, 1H ), 3,89-4,03 (m, 2H); EM m/z 373 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(Etilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó {2-[({[(2S,5R )-7-oxo-6-(sulfooxi)-1,6-d iazabicido[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}etilcarbam ato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 451 [M -Bu4N]-.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético y se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 166,6 mg del compuesto del título (3 etapas, rendimiento del 40 % ).
1 H -RM N (500 MHz, D 2O) 8 1,25 (t, J = 7 ,3 Hz, 3H), 1,73 -1,83 (m, 1H ), 1,84 -1,95 (m, 1H ), 1,97 -2 ,15 (m, 2H), 3 ,05 3 ,13 (m, 3H), 3 ,22 -3 ,29 (m, 3H), 3,99-4,04 (m, 1H ), 4 ,10 -4 ,17 (m, 3H); EM m/z 353 [M+H]+.
Ejem plo 63
(2S,5R )-7-O xo -N -[2-(propilam ino)eto xi]-6 -(su lfo oxi)-1,6 -d iazabiciclo[3.2.1]o ctano-2-carboxam ida
Etapa 1
{2-[({[(2S,5R )-6 -B enciloxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}propilcarbam ato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 414 mg, 1,50 mmol) del ejem plo 9 ó 16 y (2-(am inooxi)etil)(propil)carbam ato de terc-butilo (801 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 552 ,2 mg del compuesto del título (rendimiento del 77 % ) .
1 H -RM N (400 MHz, C D C la) 8 0,87 (t, J = 7 ,2 Hz, 3H), 1,45 (s, 9H), 1,53 (sext., J = 7 ,2 Hz, 2H ), 1,58 -1,73 (m, 1H ), 1,87 -2 ,07 (m, 2H), 2 ,23 -2 ,36 (m, 1H ), 2,83 (d, J = 11, 2 Hz, 1H ), 2 ,96 -3,40 (m, 5H), 3,44 -3,64 (m, 1H ), 3 ,83 -4 ,07 (m, 3H), 4,90 (d, J = 11,4 Hz, 1H ), 5,06 (d, J = 11,4 Hz, 1H ), 7 ,32 -7 ,48 (m, 5H), 10 ,20 (s a, 1H ); EM m/z 477 [M+H]+. Etapa 2
{2-[({[(2S,5R)-6-H idroxi-7-oxo-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}propilcarbam ato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionaron 436 ,7 mg del com puesto del título (rendimiento del 97 % ) .
1 H -R M N (400 MHz, C D 3O D ) 8 0,89 (t, J = 7,5 Hz, 3H), 1,40 -1,61 (m, 2H), 1,46 (s, 9H), 1,66 -2 ,00 (m, 2H), 2 ,02 -2 ,28 (m, 2H), 3,04 (d, J = 11,6 Hz, 1H ), 3 ,09 -3 ,19 (m, 1H ), 3 ,24 (t, J = 7 ,2 Hz, 2H), 3 ,42 -3 ,56 (m, 2H ), 3 ,62 -3 ,74 (m, 1H), 3 ,79 -4 ,05 (m, 3H); EM m/z 387 [M+H]+.
Etapa 3
(2S ,5R )-7-O xo -N -[2-(propilam ino)eto xi]-6 -(su lfo oxi)-1,6 -d iazabiciclo[3.2.1]o ctano-2-carboxam ida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}propilcarbam ato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 465 [M -Bu4N]-S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 226 ,9 mg del com puesto del título (3 etapas, rendimiento del 53 % ) .1
1 H -R M N (500 MHz, D 2 O) 8 0,92 (t, J = 7 ,5 Hz, 3H), 1,66 (sext, J = 7 ,5 Hz, 2 H ) ,1,74 -1,82 (m, 1H ), 1,83 -1,94 (m, 1H ), 1,97 -2 ,13 (m, 2H), 3,00 (t, J = 7 ,5 Hz, 2H ), 3 ,11 (d, J = 12 ,0 Hz, 1H ), 3 ,21 -3 ,29 (m, 3H), 3 ,96-4 ,03 (m, 1H ), 4 ,09 -4 ,17 (m, 3H); EM m/z 367 [M+H]+.
Ejem plo 64
(2S ,5R )-7-O xo -N -[2-(p ro p an-2-ilam ino )eto xi]-6 -(sulfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctano -2-carb o xam id a (II-064) [Fórm ula quím ica 8 8 ]

Etapa 1
{2-[({[(2S,5R )-6 -B encilo xi-7 -o xo -1,6 -d iazabicido[3.2.1]o ct-2-il]carbonil}am ino)oxi]etil}pro pan-2-il-carbam ato de tercbutilo
[Fórm ula quím ica 89]

Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 414 mg, 1,50 mmol) del ejem plo 9 ó 16 y (2-(am inooxi)etil)(isopropil)carbam ato de terc-butilo (596 mg) descrito en el ejemplo de referencia 17 , se proporcionaron 578,4 mg del compuesto del título (rendimiento del 81 % ) .
1 H -RM N (400 MHz, C D C la) 8 1, 15 (d, J = 6 , 8 Hz, 6 H), 1,46 (s, 9H), 1,55 -1,70 (m, 1H ), 1,89 -2 ,07 (m, 2H ), 2 ,25 -2 ,37 (m, 1H ), 2 ,73 -2 ,90 (m, 1H ), 2 ,98 -3 ,08 (m, 1H ), 3 ,22 -3 ,38 (m, 2H ), 3 ,40-3,60 (m, 1H ), 3 ,83-4,06 (m, 4H), 4,90 (d, J = 11, 2 Hz, 1H ), 5,06 (d, J = 11, 2 Hz, 1H ), 7 ,35 -7 ,46 (m, 5H), 10 ,29 (s a, 1H ); EM m/z 477 [M+H]+.
Etapa 2
{2-[({[(2S,5R)-6-H idroxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)o xi]etil}propan-2-il-carbam ato de tercbutilo

Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -R M N (400 MHz, C D 3O D ) 8 1,09 -1,23 (m, 6 H), 1,46 (s, 9H), 1,73 -2 ,27 (m, 4H), 3,06 (d, J = 11,6 Hz, 1H ), 3 ,08-3,50 (m, 4H), 3 ,64 -3 ,73 (m, 1H ), 3 ,79 -3,98 (m, 3H); EM m/z 387 [M+H]+.
Etapa 3
(2S ,5R )-7-O xo -N -[2-(p ro p an-2-ilam ino )eto xi]-6 -(sulfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctano -2-carb o xam id a Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó {2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6 -d iazabicic lo [3.2.1]oct-2-il]carbonil}am ino)oxi]etil}propan-2-ilcarbam ato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H -R M N (400 MHz, C D C la ) 8 1,01 (d, J = 7,4 Hz, 12H ), 1,10 -1,20 (m, 6 H), 1,33 -1,77 (m, 17H ), 1,46 (s, 9H), 1,84 -1,97 (m, 1H ), 2 ,12 -2 ,25 (m, 1H ), 2 ,28 -2 ,40 (m, 1H ), 2 ,79 -2 ,95 (m, 1H ), 3 ,17 -3 ,45 (m, 9H), 3 ,50 -3 ,67 (m, 1H ), 3,80-4 ,07 (m, 5H), 4 ,34 (s a, 1H ), 10 ,36 (s a, 1H ); EM m/z 465 [M -Bu4N]-.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 252 ,1 mg del com puesto del
título (3 etapas, rendimiento del 57 % ) .
1 H -R M N (500 MHz, D 2O) 8 1,28 (d, J = 6,5 Hz, 6 H ),1,74 -1,83 (m, 1H ), 1,85 -1,96 (m, 1H ), 1,98 -2 ,14 (m, 2H ), 3 ,11 (d, J = 12 ,5 Hz, 1H ), 3 ,22 -3 ,30 (m, 3H), 3,40 (quint., J = 6,5 Hz, 1H ), 4,01 (d a, J = 5,5 Hz, 1H ), 4 ,09 -4 ,18 (m, 3H); EM m/z 367 [M+H]+.
Ejem plo 65
(2S,5R )-N -[2-(D im etilam ino)eto xi]-7-oxo-6 -(sulfoo xi)-1,6 -d iazabiciclo[3.2.1]octano -2-carboxam ida
[Fórm ula quím ica 91]

Etapa 1
(2S,5R )-6 -B encilo xi-N -[2-(d im etilam ino )eto xi]-7-o xo -1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam id a
[Fórm ula quím ica 92]

S e enfrió una disolución del ácido carboxílico (6 b, 553 mg, 2,00 mmol) del ejemplo 9 ó 16 en cloruro de metileno deshidratado (10 ml) hasta 0 °C bajo una atm ósfera de argón, seguido por la adición gota a gota de cloroformiato de isobutilo (289 |il, 2 ,20 mmol). Luego, se añadió trietilamina (293 |il), seguido por agitación durante 30 minutos. De ese modo, se preparó un anhídrido de ácido mixto en el sistem a de reacción. A esta m ezcla de reacción se le añadieron de m anera gradual diclorhidrato de 2-(am inooxi)-N ,N -dim etiletanam ina (591 mg) descrita en el ejem plo de referencia 18 y trietilamina (930 |il) m ientras se lavaba con cloruro de metileno deshidratado (7,0 ml), seguido por agitación a la m ism a temperatura durante 1 hora. S e filtró esta m ezcla de reacción a través de papel de filtro K iriyam a. Posteriorm ente, se lavó el residuo con metanol y se concentró el filtrado a presión reducida. S e disolvió el residuo resultante en cloruro de metileno y agua, y se secó la fase orgánica extraída con cloruro de metileno sobre sulfato de m agnesio, seguido por la separación por destilación a presión reducida. S e sometió el residuo resultante a crom atografía en colum na de gel de sílice (s ílice amino, cloroformo/metanol = 10 /1) para proporcionar 291,1 mg del com puesto del título como un aceite incoloro (rendimiento del 40 % ).
1 H -R M N (400 MHz, C D C la ) 8 1,45 -1,85 (m, 4H), 2 ,29 (s, 6 H), 2,60 (t, J = 5 ,2 Hz, 2H ), 2 ,81 (d, J = 11,6 Hz, 1H ), 2 ,97 (d a, J = 11,6 Hz, 1H ), 3 ,28 -3 ,34 (m, 1H ), 3 ,92-4 ,07 (m, 3H), 4,90 (d, J = 11,6 Hz, 1H ), 5,05 (d, J = 11,6 Hz, 1H ), 7 ,35 -7 ,48 (m, 5H); EM m/z 363 [M+H]+.
Etapa 2
(2S ,5R )-N -[2-(D im etilam ino )eto xi]-6 -h idro xi-7-o xo -1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida
[Fórm ula quím ica 93]
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CDCls) 8 1,74-1,84 (m, 1H), 1,87-1,98 (m, 1H), 2,03-2,12 (m, 1H), 2,15-2,24 (m, 1H), 2,36 (s, 6 H), 2,67-2,74 (m, 2H), 3,07 (d a, J = 11,6 Hz, 1H), 3,12 (d a, J = 11,6 Hz, 1H), 3,67-3,72 (m, 1H), 3,83 (d a, J = 6,4 Hz, 1H), 3,96-4,06 (m, 2H); EM m/z 273 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(Dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-N-[2-(dimetilamino)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 130,7 mg del compuesto del título (2 etapas, rendimiento del 43%).
1 H-RMN (400 MHz, D2O) 8 1,68-1,84 (m, 2H), 1,86-2,04 (m, 2H), 2,80 (s, 6 H), 3,09-3,17 (m, 2H), 3,17-3,29 (m, 2H), 3,80-3,90 (m, 1H), 4,02-4,13 (m, 3H); EM m/z 353 [M+H]+.
Ejemplo 66
(2S,5R)-N-{[(2S)-2-Aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-066) [Fórmula química 94]

Etapa 1
{(2S)-1-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo
[Fórmula química 95]

Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 414 mg, 1,50 mmol) del ejemplo 9 ó 16 y (S)-(1-(aminooxi)propan-2-il)carbamato de terc-butilo (550 mg) descrito en el ejemplo de referencia 19, se proporcionaron 585,6 mg del compuesto del título (rendimiento del 87%).1
1 H-RMN (400 MHz, CDCla) 8 1,17 (d, J = 6,4 Hz, 3H), 1,44 (s, 9H), 1,55-1,70 (m, 1H), 1,90-2,10 (m, 2H), 2,26-2,34 (m, 1H), 2,80 (d, J = 12,0 Hz, 1H), 3,06 (d a, J = 12,0 Hz, 1H), 3,27-3,34 (m, 1H), 3,64-3,74 (m, 1H), 3,86-3,98 (m, 3H), 4,81 (d a, J = 7,6 Hz, 1H), 4,90 (d, J = 11,6 Hz, 1H), 5,05 (d, J = 11,6 Hz, 1H), 7,34-7,45 (m, 5H), 9,68 (s a, 1H); EM m/z 449 [M+H]+.
Etapa 2
{(2S)-1-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo
[Fórmula química 96]

Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,16 (d, J = 6,4 Hz, 3H), 1,44 (s, 9H), 1,74-1,84 (m, 1H), 1,86-1,98 (m, 1H), 2,03-2,12 (m, 1H), 2,21 (dd a, J = 15,2, 6 , 8 Hz, 1H), 3,06 (d, J = 12,0 Hz, 1H), 3,14 (d a, J = 12,0 Hz, 1H), 3,68-3,72 (m, 1H), 3,74-3,87 (m, 4H); EM m/z 359 [M+H]+.
Etapa 3
(2S,5R)-N-{[(2S)-2-Aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó {(2S)-1-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 437 [M-Bu4N]'.
Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 117,1 mg del compuesto del título (3 etapas, rendimiento del 26%).
1 H-RMN (400 MHz, D2O) 8 1,17 (d, J = 6 , 8 Hz, 3H), 1,66-1,89 (m, 2H), 1,91-2,08 (m, 2H), 3,02 (d, J = 12,0 Hz, 1H), 3,18 (d a, J = 12,0 Hz, 1H), 3,47-3,58 (m, 1H), 3,82 (dd, J = 11,8, 9,4 Hz, 1H), 3,92-4,02 (m, 2H), 4,05-4,10 (m, 1H); EM m/z 339 [M+H]+.
Ejemplo 67
(2S,5R)-N- {[(2R)-2-Aminopropil]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-067) [Fórmula química 97]

Etapa 1
{(2R)-1-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propan-2-il}carbamato de tercbutilo
[Fórmula química 98]

Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 414 mg, 1,50 mmol) del
ejem plo 9 ó 16 y (R )-(1-(am ino oxi)propan-2-il)carbam ato de terc-butilo (569 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 625 mg del com puesto del título (rendimiento del 93 % ) .
1 H -RM N (400 MHz, C D C ls) 8 1, 14 (d, J = 6,4 Hz, 3H), 1,43 (s, 9H), 1,53 -1,70 (m, 1H ), 1,90 -2 ,06 (m, 2H ), 2 ,28 -2 ,36 (m, 1H ), 2 ,79 (d, J = 12 ,0 Hz, 1H ), 3 ,02 (d a, J = 12 ,0 Hz, 1H ), 3 ,28 -3 ,33 (m, 1H ), 3,56 -3,68 (m, 1H ), 3,84 (dd, J = 11,2 , 3,6 Hz, 1H ), 3 ,92-4 ,04 (m, 2H ), 4,66 (d a, J = 8,0 Hz, 1H ), 4,91 (d, J = 11, 2 Hz, 1H ), 5,06 (d, J = 11, 2 Hz, 1H ), 7 ,35 -7 ,45 (m, 5H), 9,94 (s a, 1H ); EM m/z 449 [M+H]+.
Etapa 2
{(2R )-1-[({[(2S,5R )-6-H idro xi-7-o xo -1,6 -d iazab icic lo [3.2.1]o ct-2-il]carb o nil}am ino )o xi]p ro p an-2-il}carb am ato de tercbutilo
[Fórm ula quím ica 99]

Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -R M N (400 MHz, C D 3O D ) 8 1, 15 (d, J = 6,4 Hz, 3H), 1,44 (s, 9H), 1,73 -1,84 (m, 1H ), 1,86 -2 ,00 (m, 1H ), 2 ,01 -2 , 12 (m, 1H ), 2 ,19 -2 ,29 (m, 1H ), 3,06 (d, J = 11,6 Hz, 1H ), 3 ,10 -3 ,20 (m, 1H ), 3 ,67 -3 ,72 (m, 1H ), 3 ,73 -3 ,92 (m, 4H); EM m/z 359 [M+H]+.
Etapa 3
(2S,5R )-N -{[(2R )-2-A m ino p ro p il]o xi}-7 -o xo -6-(su lfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó {(2R )-1-[({[(2S,5R )-7-o xo -6-(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ct-2-il]carb o nil}am ino )o xi]p ro p an-2-il}carbam ato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 437 [M -Bu4N]'.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético y se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 2 1 2 , 6 mg del compuesto del título (3 etapas, rendimiento del 45 % ) .
1 H -R M N (400 MHz, D 2 O) 8 1, 17 (d, J = 6 , 8 Hz, 3H), 1,66 -1,78 (m, 1H ), 1,78 -1,88 (m, 1H ), 1,90 -2 ,06 (m, 2H), 3 ,02 (d, J = 12 ,0 Hz, 1H ), 3 ,18 (d a, J = 12 ,0 Hz, 1H ), 3 ,48 -3,58 (m, 1H ), 3,83 (dd, J = 11,8 , 9,0 Hz, 1H ), 3,94 (d a, J = 7 ,2 Hz, 1H ), 3,98 (dd, J = 11,8 , 3,4 Hz, 1H ), 4 ,06 -4 ,10 (m, 1H ); EM m/z 339 [M+H]+.
Ejem plo 68
(2S ,5R )-N -{[(2S)-1-A m ino pro pan -2-il]o xi}-7 -o x o -6 -(su lfo o xi)-1,6 -d iazab ic ic lo [3.2.1]o ctano -2-carb o xam id a
Etapa 1
{(2S)-2-[({[(2S,5R )-6 -B encilo xi-7-o xo -1,6 -d iazabiciclo [3.2.1]oct-2-il]carbonil}am ino)oxi]propil}carbam ato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 414 mg, 1,50 mmol) del ejem plo 9 ó 16 y (S)-(2-(am inooxi)propil)carbam ato de terc-butilo (597 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 626,6 mg del compuesto del título (rendimiento del 93 % ) .1
1 H -RM N (400 MHz, C D C la) 8 1,22 (d, J = 6,4 Hz, 3H), 1,40 -1,70 (m, 1H ), 1,44 (s, 9H), 1,92 -2 ,08 (m, 2H ), 2 ,27 -2 ,36 (m, 1H ), 2 ,77 (d, J = 11,6 Hz, 1H ), 2 ,94-3,08 (m, 2H), 3 ,30 -3 ,35 (m, 1H ), 3 ,38 -3 ,50 (m, 1H ), 3 ,95-4,05 (m, 2H), 4,91 (d, J = 11,4 Hz, 1H ), 5,05 (d, J = 11,4 Hz, 1H ), 5 ,48-5,60 (m, 1H ), 7 ,35 -7 ,45 (m, 5H), 9 ,25 (s a, 1H ); EM m/z 449 [M+H]+.
Etapa 2
{(2S)-2-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,20 (d, J = 6,4 Hz, 3H), 1,44 (s, 9H), 1,74-1,85 (m, 1H), 1,86-2,00 (m, 1H), 2,01-2,12 (m, 1H), 2,16-2,25 (m, 1H), 3,06 (d, J = 11,6 Hz, 1H), 3,10-3,18 (m, 2H), 3,23-3,38 (m, 1H), 3,66-3,73 (m, 1H), 3,83 3,90 (m, 1H), 3,92-4,01 (m, 1H); EM m/z 359 [M+H]+.
Etapa 3
(2S,5R)-N-{[(2S)-1-Aminopropan-2-il]oxi}-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó {(2S)-2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 437 [M-Bu4N]'.
Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 175,0 mg del compuesto del título (3 etapas, rendimiento del 37%).
1 H-RMN (400 MHz, D2O) 8 1,19 (d, J = 6,4 Hz, 3H), 1,67-1,88 (m, 2H), 1,91-2,10 (m, 2H), 2,91-3,00 (m, 1H), 3,01 3,13 (m, 2H), 3,19 (d a, J = 12,4 Hz, 1H), 3,95 (d a, J = 7,2 Hz, 1H), 4,08 (s a, 1H), 4,11-4,20 (m, 1H); EM m/z 339 [M+H]+.
Ejemplo 69
(2S,5R)-N-(3-Aminopropoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-069)
[Fórmula química 100]

Etapa 1
{3-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo [Fórmula química 101]

Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6 b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 y (3-(aminooxi)propil)carbamato de terc-butilo (730 mg) descrito en el ejemplo de referencia 20, se proporcionaron 398,1 mg del compuesto del título (rendimiento del 63%).
1 H-RMN (400 MHz, CDCla) 8 1,44 (s, 9H), 1,50-1,67 (m, 1H), 1,75-1,86 (m, 2H), 1,88-2,07 (m, 2H), 2,28-2,37 (m, 2H), 2,77 (d, J = 11,0 Hz, 1H), 3,01 (d a, J = 11,0 Hz, 1H), 3,20-3,38 (m, 3H), 3,89-4,04 (m, 3H), 4,90 (d, J = 11,4 Hz, 1H), 5,05 (d, J = 11,4 Hz, 1H), 5,17 (s a, 1H), 7,36-7,45 (m, 5H), 9,21 (s a, 1H); EM m/z 449 [M+H]+.
Etapa 2
{3-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo [Fórmula química 102]

Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (392,8 mg, 876 mmol) de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,43 (s, 9H), 1,73-1,99 (m, 4H), 2,01-2,12 (m, 1H), 2,13-2,24 (m, 1H), 3,07 (d, J = 11,6 Hz, 1H), 3,09-3,21 (m, 3H), 3,69 (s a, 1H), 3,80-3,96 (m, 3H); EM m/z 359 [M+H]+.
Etapa 3
(2S,5R)-N-(3-Aminopropoxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó {3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]propil}carbamato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H-RMN (400 MHz, CDCls) 8 1,01 (t, J = 7,4 Hz, 12H), 1,33-1,53 (m, 8 H), 1,47 (s, 9H), 1,55-1,96 (m, 12H), 2,14-2,23 (m, 1H), 2,31-2,41 (m, 1H), 2,85 (d a, J = 11,2 Hz, 1H), 3,15-3,42 (m, 11H), 3,88-4,07 (m, 3H), 4,35 (s a, 1H), 5,27 (s a, 1H), 9,26 (s a, 1H); EM m/z 437 [M-Bu4N]-Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 138,4 mg del compuesto del título (3 etapas, rendimiento del 47%).
1 H-RMN (400 MHz, D2O) 8 1,67-2,05 (m, 6 H), 3,00-3,19 (m, 4H), 3,82-3,94 (m, 3H), 4,05-4,10 (m, 1H); EM m/z 337 [M-H]-.
Ejemplo 70
(2S,5R)-2-(1,2-Oxazolidin-2-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-7-ona de sodio
Etapa 1
(2S,5R)-6-Benciloxi-2-(1,2-oxazolidin-2-il-carbonil)-1,6-diazabiciclo[3.2.1]octano-7-ona
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6 b, 550 mg, 2,00 mmol) del ejemplo 9 ó 16 y clorhidrato de 1,2-oxazolidina (328,6 mg, comercialmente disponible), se proporcionaron 588 mg del compuesto del título (rendimiento del 88,7%).1
1 H-RMN (400 MHz, CDCla) 8 1,26-2,34 (m, 6 H), 2,95 (m, 1H), 3,33 (m, 2H), 3,74 (m, 2H), 3,98-4,42 (m, 3H), 4,92 (m,1H), 5,03-5,06 (m, 1H), 7,26-7,52 (m, 5H); EM m/z 332 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-2-(1,2-oxazolidin-2-il-carbonil)-1,6-diazabiciclo[3.2.1]octano-7-ona
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 242 [M+H]+.
Etapa 3
(2S,5R)-2-(1,2-Oxazolidin-2-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-7-ona de sodio
Siguiendo un procedimiento análogo al ejemplo 22, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-2-(1,2-oxazolidin-2-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-7-ona de piridinio, y
se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 281,3 mg del compuesto del título (rendimiento del 46,9%).
1 H-RMN (400 MHz, D2O) 8 1,79-1,98 (m, 4H), 2,28-2,30 (m, 2H), 3,13-3,24 (m, 2H), 3,61-4,33 (m, 6H); EM m/z 322 [MNa+ 2H]+.
Ejemplo 71
(2S,5R)-2-(1,2-Oxazinan-2-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-7-ona de sodio
Etapa 1
(2S,5R)-6-Benciloxi-2-(1,2-oxazinan-2-il-carbonil)-1,6-diazabiciclo[3.2.1]octano-7-ona
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 552 mg, 2,00 mmol) del ejemplo 9 ó 16 y 1,2-oxazinano (261 mg), se proporcionaron 679 mg del compuesto del título (rendimiento del 98,3%).
1 H-RMN (400 MHz, CDCla) 8 1,63-2,10 (m, 8H), 2,93-2,96 (d a, J = 9,2 Hz, 1H), 3,28-3,31 (d, J = 11,6 Hz, 1H), 3,34 (s, 1H), 3,61 (s a, 1H), 3,93-4,14 (m, 3H), 4,47 (s a, 1H), 4,89-4,92 (d, J = 11,2 Hz, 1H), 5,03-5,06 (d, J = 11,6 Hz, 1H), 7,23-7,52 (m, 5H); EM m/z 346 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-2-(1,2-oxazinan-2-il-carbonil)-1,6-diazabiciclo[3.2.1]octano-7-ona
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 256 [M+H]+.
Etapa 3
(2S,5R)-2-(1,2-Oxazinan-2-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-7-ona de sodio
Siguiendo un procedimiento análogo al ejemplo 22, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-2-(1,2-oxazinan-2-il-carbonil)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-7-ona de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 297 mg del compuesto del título (rendimiento del 42,4%).
1 H-RMN (400 MHz, D2O) 8 1,64-1,97 (m, 8H), 2,99-3,16 (m, 1H), 3,21-3,24 (d, J = 12,0 Hz, 1H), 3,54-4,37 (m, 6H); EM m/z 336 [M-Na+2H]+.
Ejemplo 72
(2S,5R)-N-[2-(Morfolin-4-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-N-[2-(morfolin-4-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6b, 414 mg, 1,50 mmol) del ejemplo 9 ó 16 y O-(2-morflinetil)hidroxilamina (306 mg, Huhu Technology), se proporcionaron 629,6 mg del compuesto del título (cuantitativo).1
1 H-RMN (400 MHz, CDCla) 8 1,60-1,73 (m, 1H), 1,85-2,06 (m, 2H), 2,33 (dd a, J = 14,4, 7,6 Hz, 1H), 2,46-2,60 (m, 4H), 2,62-2,74 (m, 2H), 2,80 (d, J = 11,8 Hz, 1H), 2,98 (d a, J = 11,8 Hz, 1H), 3,28-3,34 (m, 1H), 3,70-3,81 (m, 4H), 3.93 (d a, J = 7,2 Hz, 1H), 3,97-4,11 (m, 2H), 4,90 (d, J = 11,2 Hz, 1H), 5,06 (d, J = 11,2 Hz, 1H), 7,35-7,45 (m, 5H), 9.93 (s a, 1H); EM m/z 405 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-N-[2-(morfolin-4-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionaron 452,4 mg del compuesto del título (rendimiento del 96%).
1 H-RMN (400 MHz, CD3OD) 8 1,77-1,85 (m, 1H), 1,86-1,98 (m, 1H), 2,03-2,13 (m, 1H), 2,16-2,25 (m, 1H), 2,50-2,61 (m, 4H), 2,68 (t, J = 5,4 Hz, 2H), 3,05 (d, J = 11,6 Hz, 1H), 3,12 (d a, J = 11,6 Hz, 1H), 3,67-3,74 (m, 5H), 3,84 (d a, J = 7,2 Hz, 1H), 4,02-4,06 (m, 2H); EM m/z 315 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(MorfoNn-4-N)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiddo[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-N-[2-(morfolin-4-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 30,9 mg del compuesto del título (4 etapas, rendimiento del 21%).
1 H-RMN (500 MHz, D2O) 8 1,77-1,87 (m, 2H), 1,93-2,06 (m, 2H), 2,51-2,65 (m, 4H), 2,67 (t, J = 5,5 Hz, 2H), 3,16 (d a, J = 11,8 Hz, 1H), 3,24 (d, J = 11,8 Hz, 1H), 3,66-3,76 (m, 4H), 3,85 (d a, J = 5,0 Hz, 1H), 3,95 (t, J = 5,5 Hz, 2H), 4,13 (s a, 1H); EM m/z 395 [M-Na+2H]+.
Ejemplo 73
(2S,5R)-7-Oxo-N-[2-(piperazin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Etapa 1
4-{2-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}piperazin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 552 mg, 2,00 mmol) del ejemplo 9 ó 16 y 4-(2-(aminooxi)etil)piperazin-1-carboxilato terc-butilo (735 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 476,5 mg del compuesto del título (rendimiento del 47,3%).
1 H-RMN (400 MHz, CDCla) 8 1,45 (s, 9H), 1,64-2,06 (m, 3H), 2,30-2,35 (m, 1H), 2,58-2,66 (m, 4H), 2,68-2,69 (m, 2H), 2,77-2,80 (d, J = 11,6 Hz, 1H), 2,96-2,99 (d, J = 11,6 Hz, 1H), 3,31 (s a, 1H), 3,79-3,82 (m, 4H), 3,92-3,94 (d, J = 8,0 Hz, 1H), 3,99-4,09 (m, 2H), 4,88-4,92 (d, J = 11,2 Hz, 1H), 5,04-5,07 (d, J = 11,6 Hz, 1H), 7,34-7,42 (m, 5H); EM m/z 504 [M+H]+.
Etapa 2
4-{2-[({[(2S,5R)-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}piperazin-1-carboxilato de tercbutilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 414 [M+H]+.
Etapa 3 (2S,5R)-7-Oxo-N-[2-(piperazin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó 4-{2-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}piperazin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 492 [M-Bu4N]-Se desprotegió toda la cantidad de la sal de tetrabutilamonio con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 12,3 mg del compuesto del título (rendimiento del 3,3%).1
1 H-RMN (400 MHz, D2O) 8 1,74 (m, 2H), 1,76 (m, 2H), 2,65-2,69 (m, 6H), 2,96 (m, 4H), 2,98-2,99 (d, J = 5,2 Hz, 1H), 3,17-3,20 (d, J = 10,8 Hz, 1H), 3,86-3,89 (m, 3H), 4,04 (s a, 1H); EM m/z 394 [M+H]+.
Ejemplo 74
(2S,5R)-7-Oxo-N-[2-(1,4-diazepan-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Etapa 1
4-{2-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}-1,4-diazepin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 17 , a partir del ácido carboxílico (6 b, 548 mg, 1,98 mmol) del ejem plo 9 ó 16 y 4 -(2-(am ino o xi)etil)-1,4 -d iazep in -1-carb o xilato de terc-butilo (921 mg, preparado siguiendo procedim ientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 1, 13 g del com puesto del título. EM m/z 518 [M+H]+.
Etapa 2
4 -{2 -[({[(2S,5R )-6 -H id ro xi-7-o xo -1,6 -d iazab iciclo [3.2.1]o ct-2-il]carb o nil}am ino )o xi]e til}-1,4 -d iaze pin -1-carb o xilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionaron 910 mg del com puesto del título. e M m/z 428 [M+H]+.
Etapa 3
(2S ,5R )-7-O xo -N -[2 -(1,4 -d ia ze p an -1-il)e to x i]-6 -(su lfo o xi)-1,6 -d iaza b ic ic lo [3.2.1]o cta n o -2-ca rb o x am id a
A una disolución de toda la cantidad del com puesto de la etapa 2 anterior en cloruro de metileno (20 ml) se añadieron 2,6-lutidina (692 |il) y complejo de trióxido de azufre-piridina (945 mg), seguido por agitación a temperatura ambiente durante la noche. T ra s la finalización de la reacción, se filtró esta m ezcla de reacción, y se concentró el filtrado para proporcionar 1,67 g de 4 -{2 -[({[(2S,5R )-7 -o xo -6 -(su lfo o xi)-1,6 -d ia za b icic lo [3.2.1]o ct-2 -il]carbonil}am ino)oxi]etil}-1,4-diazepin-1-carboxilato de terc-butilo y piridinio. EM m/z 506 [M-CsHsNH]'.
S e disolvió la sal de piridinio anterior (1,00 g, 1,19 mmol) en cloruro de metileno (2,0 ml), y a la que se le añadió ácido trifluoroacético (2,0 ml) enfriando con hielo y se agitó a 0 °C durante 30 minutos. S e concentró la disolución de reacción a presión reducida, y se lavó el residuo resultante con dietil éter, y se ajustó el pH con disolución acuo sa de bicarbonato de sodio a pH 7, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo (m etanol/agua = 0 /10 -5/5 ). D e sp u é s de la liofilización, se proporcionaron 111 mg del com puesto del título (4 etapas, rendimiento del 23 % ) .
1 H -R M N (400 MHz, D 2O) 8 1,64 -2 ,07 (m, 6 H), 2 ,73 -2 ,85 (m, 4H), 2 ,90 -3 ,04 (m, 3H), 3 ,13 -3 ,28 (m, 5H), 3,90-3,98 (m, 3H), 4,05-4 ,09 (m, 5H); EM m/z 408 [M+H]+.
Ejem plo 75
(2S ,5R )-N -[(2S)-A zetid in -2-il-m eto xi]-7 -o xo -6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a (II-075)
[Fórm ula quím ica 103]

Etapa 1
(2S)-2-{[({[(2S,5R )-6 -B encilo xi-7 -o xo -1,6 -d iazabiciclo [3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}azetid in -1-carboxilato de terc-butilo
[Fórm ula quím ica 104]

Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6b, 553 mg, 2,00 mmol) del
ejem plo 9 ó 16 y (S)-2-((am inooxi)m etil)azetidin-1-carboxilato de terc-butilo (578 mg) descrito en el ejemplo de referencia 21, se proporcionaron 760,1 mg del com puesto del título (rendimiento del 83 % ).
1 H -R M N (400 MHz, C D C ls) 8 1,46 (s, 9H), 1,56 -1,70 (m, 1H ), 1,88 -2 ,07 (m, 3H), 2 ,23 -2 ,34 (m, 2H), 2 ,84 (d, J = 11,6 Hz, 1H ), 3 ,02 (d, J = 11,6 Hz, 1H ), 3 ,28 (s a, 1H ), 3 ,77 -4 ,03 (m, 4H), 4 ,06 -4 ,15 (m, 1H ), 4 ,37 -4 ,48 (m, 1H ), 4,89 (d, J = 11,6 Hz, 1H ), 5,04 (d, J = 11,6 Hz, 1H ), 7 ,34 -7 ,44 (m, 5H), 10 ,63 (s a, 1H ); EM m/z 461 [M+H]+.
Etapa 2
(2S)-2-{[({[(2S,5R )-6 -H idroxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)o xi]m etil}azetid in -1-carboxilato de terc-butilo
[Fórm ula quím ica 105]

Siguiendo un procedimiento análogo al ejemplo 17 , a partir del compuesto (699 mg, 1,52 mmol) de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -RM N (400 MHz, C D 3O D ) 8 1,44 (s, 9H), 1,74 -1,85 (m, 1H ), 1,86 -1,99 (m, 1H ), 2 ,02 -2 ,14 (m, 1H ), 2 ,16 -2 ,40 (m, 3H), 3,06 (d, J = 11,6 Hz, 1H ), 3 ,10 -3 ,17 (m, 1H ), 3 ,67 -3 ,74 (m, 1H ), 3 ,75 -3 ,93 (m, 3H), 4,01 (dd, J = 10,6, 10,6 Hz, 1H ), 4 ,14 (dd, J = 10 ,6, 10 ,6 Hz, 1H ), 4 ,37 -4 ,47 (m, 1H ); EM m/z 371 [M+H]+.
Etapa 3
(2S ,5R )-N -[(2S)-A zetid in -2-il-m eto x i]-7 -o xo -6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó (2S)-2-{[({[(2S,5R )-7-o xo -6-(su lfooxi)-1,6 -d iazabiciclo [3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}azetid in -1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H -R M N (400 MHz, C D C la ) 8 1,01 (t, J = 7 ,2 Hz, 12H ), 1,30 -2 ,10 (m, 19H ), 1,46 (s, 9H), 2 ,12 -2 ,39 (m, 3H), 2,89 (d a, J = 12 ,0 Hz, 1H ), 3 ,23 -3 ,39 (m, 9H), 3 ,76 -3 ,93 (m, 3H), 3 ,95-4,06 (m, 1H ), 4 ,08 -4 ,18 (m, 1H ), 4 ,33 (s a, 1H ), 4 ,37 4,50 (m, 1H ); EM m/z 449 [M -Bu4N]-.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo, se proporcionaron 172 ,3 mg del compuesto del título (3 etapas, rendimiento del 32 % ) .
1 H -R M N (500 MHz, D 2O) 8 1,71 -1,83 (m, 1H ), 1,84 -1,97 (m, 1H ), 1,98 -2 ,16 (m, 2H), 2 ,36 -2 ,49 (m, 1H ), 2 ,50 -2 ,61 (m, 1H ), 3 ,10 (d, J = 12 ,0 Hz, 1H ), 3 ,22 -3 ,30 (m, 1H ), 3 ,92 -4 ,12 (m, 5H), 4 ,25 -4 ,36 (m, 1H ), 4 ,68 -4 ,77 (m, 1H ); EM m/z 351 [M+H]+.
Ejem plo 76
(2S ,5R )-7-O xo -N -[(2S)-p irro lid in -2-il-m eto xi]-6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a
Etapa 1
(2S)-2-[(2S,5R )-6 -B encilo xi-7 -o xo -1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}p irro lid in-1-carbo xilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6 b, 390 mg, 1,41 mmol) del ejem plo 9 ó 16 y (S)-2-((am inooxi)m etil)pirrolidin-1-carboxilato de terc-butilo (649 mg, preparado siguiendo procedim ientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 13), se proporcionaron 477 mg del com puesto del título (rendimiento del 71 % ) .1
1 H -RM N (400 MHz, C D C ls) 8 1,46 (s, 9H), 1,62 -1,77 (m, 1H ), 1,70 -2 ,07 (m, 6 H), 2 ,21 -2 ,37 (m, 1H ), 2,88 (d a, J = 12 ,4 Hz, 1H ), 2 ,98 -3 ,10 (m, 1H ), 3 ,25 -3 ,38 (m, 3H), 3 ,65-4 ,05 (m, 3H), 4 ,08-4,24 (m, 1H ), 4,90 (d, J = 11,6 Hz, 1H),
5,05 (d, J = 11,6 Hz, 1H), 7,32-7,46 (m, 5H), 10,22 (s, 1H); EM m/z 475 [M+H]+.
Etapa 2
(2S)-2-{[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,46 (s, 9H), 1,72-2,27 (m, 8H), 2,99-3,18 (m, 2H), 3,25-3,56 (m, 2H), 3,66-4,10 (m, 5H); EM m/z 385 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[(2S)-pirrolidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 26, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionaron 385,6 mg de (2S)-2-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo y piridinio (71%).
1 H-RMN (400 MHz, CDCla) 8 1,45 (s, 9H), 1,65-2,57 (m, 8H), 2,96-3,12 (m, 1H), 3,25-3,44 (m, 4H), 3,68-4,18 (m, 3H), 4,25 (s a, 1H), 7,92-8,00 (m, 2H), 8,45 (dd, J = 7,6, 7,6 Hz, 1H), 8,98-9,07 (m, 1H), 10,61 (s a, 1H); EM m/z 463 [MC5H5NH]-.
Se desprotegió toda la cantidad de la sal de piridinio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 58,1 mg del compuesto del título (3 etapas, rendimiento del 16%).
1 H-RMN (400 MHz, D2O) 8 1,78-2,12 (m, 8H), 3,04 (d, J = 12,4 Hz, 1H), 3,18 (d a, J = 12,4 Hz, 1H), 3,24 (t, J = 7,2 Hz, 2H), 3,83 (ddd, J = 8,2, 8,2, 3,4 Hz, 1H), 3,89-3,97 (m, 2H), 4,04-4,11 (m, 2H); EM m/z 365 [M+H]+.
Ejemplo 77
(2S,5R)-7-Oxo-N-[(2R)-pirrolidin-2-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-077) [Fórmula química 106]

Etapa 1
(2R)-2-{[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}pirrolidin-1-carboxilato de terc-butilo
[Fórmula química 107]

Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 y (R)-2-((aminooxi)metil)pirrolidin-1-carboxilato de terc-butilo (796 mg) descrito en el ejemplo de referencia 22, se proporcionaron 336 mg del compuesto del título (rendimiento del 50%).
1 H -RM N (400 MHz, C D C I3) 8 1,45 (s, 9H), 1,52 -1,72 (m, 1H ), 1,80 -2,09 (m, 6 H), 2 ,27 -2 ,39 (m, 1H ), 2,84 (d a, J = 12 ,4 Hz, 1H ), 2 ,96 -3,08 (m, 1H ), 3 ,28 -3 ,44 (m, 3H), 3 ,60-3,86 (m, 2H ), 3,89-4,06 (m, 1H ), 4 ,14 -4 ,29 (m, 1H ), 4,90 (d, J = 11, 2 Hz, 1H ), 5,06 (d, J = 11, 2 Hz, 1H ), 7 ,32 -7 ,47 (m, 5H), 10 ,56 (s, 1H ); EM m/z 475 [M+H]+.
Etapa 2
(2R)-2-{[({[(2S,5R )-6 -H idroxi-7-oxo-1,6-d iazabicic lo [3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}p irro lid in-1-carboxilato de terc-butilo
[Fórm ula quím ica 108]

Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -R M N (400 MHz, C D 3O D ) 8 1,46 (s, 9H), 1,73 -2 ,27 (m, 8 H), 3,06 (d, J = 11,6 Hz, 1H ), 3 ,09 -3 ,18 (m, 1H ), 3 ,24 -3 ,40 (m, 2H), 3 ,67 -3 ,71 (m, 1H ), 3 ,73 -4 ,12 (m, 4H); EM m/z 385 [M+H]+.
Etapa 3
(2S ,5R )-7-O xo -N -[(2R )-p irro lid in-2-il-m eto xi]-6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó (2R )-2-{[({[(2S,5R )-7-oxo-6-(sulfooxi)-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}p irrolid in-1 -carboxilato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H -R M N (400 MHz, C D C h ) 8 1,01 (t, J = 7,4 Hz, 12H ), 1,34 -1,51 (m, 8 H), 1,46 (s, 9H), 1,55 -1,78 (m, 10H ), 1,80 -2 ,01 (m, 4H), 2 ,11 -2 , 23 (m, 1H ), 2 ,29 -2 ,42 (m, 1H ), 2,88 (d a, J = 11, 2 Hz, 1H ), 3 ,21 -3 ,43 (m, 10H ), 3,60-3,86 (m, 2H), 3 ,88-4 ,07 (m, 2H ), 4 ,16 -4 ,28 (m, 1H ), 4,34 (s a, 1H ), 10 ,62 (s a, 1H ); EM m/z 463 [M -Bu4N 2 H]+.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 77,4 mg del compuesto del título (3 etapas, rendimiento del 30 % ) .
1 H -R M N (500 MHz, D 2O) 8 1,66 -2 ,18 (m, 8 H), 3 ,14 (d, J = 12 ,8 Hz, 1H ), 3 ,23 (d a, J = 12 ,8 Hz, 1H ), 3,30 (t, J = 7,3 Hz, 2H), 3,89 (ddd, J = 8,2, 8,2, 3,4 Hz, 1H ), 3 ,92-4 ,01 (m, 2H), 4 ,09 -4 ,18 (m, 2H); EM m/z 365 [M+H]+.
Ejem plo 78
(2S ,5R )-7 -O xo -N -[(2S)-p ip erid in -2-il-m eto xi]-6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a (II-078) [Fórm ula quím ica 109]
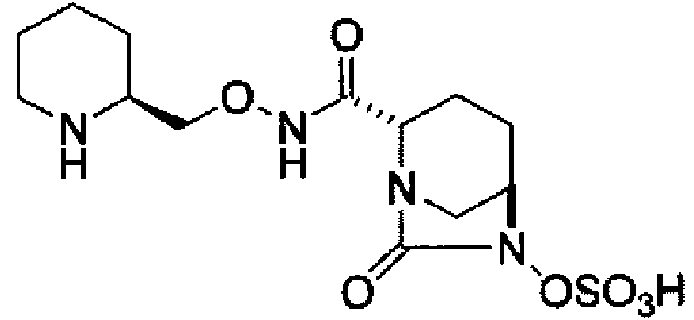
Etapa 1
(2S)-2-{[({[(2S,5R )-6 -B encilo xi-7 -o xo -1,6 -d iazabiciclo [3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}p iperid in -1-carbo xilato de terc-butilo
[Fórm ula quím ica 110 ]

Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 276 mg, 1,00 mmol) del ejem plo 9 ó 16 y (S)-2-((am inooxi)m etil)piperidin-1-carboxilato de terc-butilo (300 mg) descrito en el ejemplo de referencia 23, se proporcionaron 353 ,3 mg del compuesto del título (rendimiento del 72 % ) .
1 H -RM N (400 MHz, C D C ls) 8 1,30 -1,75 (m, 7H), 1,46 (s, 9H), 1,90 -2 ,10 (m, 2H ), 2 ,22 -2 ,34 (m, 1H ), 2 ,72 -2 ,90 (m, 1H ), 2 ,85 (d, J = 11,2 Hz, 1H ), 3,09 (d a, J = 11, 2 Hz, 1H ), 3 ,26 -3 ,32 (m, 1H ), 3 ,68-3,84 (m, 1H ), 3,90-4,01 (m, 2H), 4 ,06 -4 ,15 (m, 1H ), 4,44-4,58 (m, 1H ), 4,90 (d, J = 11,4 Hz, 1H ), 5 ,05 (d, J = 11,4 Hz, 1H ), 7 ,35 -7 ,46 (m, 5H), 10 ,14 (s a, 1H ); EM m/z 489 [M+H]+.
Etapa 2
(2S)-2-{[({[(2S,5R)-6-H idroxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)o xi]m etil}p iperid in-1-carbo xilato de terc-butilo
[Fórm ula quím ica 111 ]

S iguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -RM N (400 MHz, C D 3O D ) 8 1,33 -1,70 (m, 5H), 1,45 (s, 9H), 1,74 -2 ,00 (m, 3H), 2 ,03 -2 ,12 (m, 1H ), 2 ,17 -2 ,26 (m, 1H ), 2 ,82 -2 ,93 (m, 1H ), 3,06 (d, J = 12 ,0 Hz, 1H ), 3 ,14 (d a, J = 12 ,0 Hz, 1H ), 3 ,68 -3 ,92 (m, 1H ), 3,84 (d a, J = 6 , 8 Hz, 1H ), 3,92-4 ,08 (m, 3H), 4 ,43 -4 ,51 (m, 1H ); EM m/z 399 [M+H]+.
Etapa 3
(2S ,5R )-7-O xo -N -[(2S)-p ip erid in -2-il-m eto xi]-6 -(su lfo o x i)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó (2S)-2-{[({[(2S,5R )-7-o xo -6-(sulfooxi)-1,6-d iazabiciclo [3.2.1]oct-2-il]carbonil}am ino)oxi]m etil}p iperid in-1 -carboxilato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H -R M N (400 MHz, C D C la ) 8 1,01 (t, J = 7 ,2 Hz, 12H ), 1, 14 -1,79 (m, 23H ), 1,45 (s, 9H), 1,84 -2 ,00 (m, 1H ), 2 ,12 -2 ,23 (m, 1H ), 2 ,24 -2 ,38 (m, 1H ), 2 ,72 -2 ,83 (m, 1H ), 2 ,92 (d a, J = 12 ,8 Hz, 1H ), 3 ,21 -3 ,34 (m, 8 H), 3 ,36 -3 ,45 (m, 1H ), 3 ,72 -4 ,18 (m, 4H), 4 ,35 (s a, 1H ), 4 ,45-4 ,56 (m, 1H ); EM m/z 477 [M -Bu4N]-.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético y se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 52,8 mg del compuesto del título (3 etapas, rendimiento del 19 % ) .
1 H -RM N (400 MHz, D 2 O) 8 1,31 -1,60 (m, 3H), 1,68 -1,89 (m, 5H), 1,92 -2 ,10 (m, 2H ), 2 ,82 -2 ,91 (m, 1H ), 3,05 (d, J = 12 ,0 Hz, 1H ), 3 ,18 (d a, J = 12 ,0 Hz, 1H ), 3 ,26 -3 ,40 (m, 2H), 3,87 (dd, J = 11,8 , 9,0 Hz, 1H ), 3,94 (d a, J = 7 ,2 Hz, 1H ), 3 ,97 (dd, J = 11,8 , 3,4 Hz, 1H ), 4 ,07 -4 ,12 (m, 1H ); EM m/z 377 [M-H]-.
Ejem plo 79
(2S,5R)-N-(Azetidin-3-iloxi)-7-oxo-6-(sulifooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida
Etapa 1
3-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]azetidin-1-carboxilato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 413 mg, 1,50 mmol) del ejemplo 9 ó 16 y 3-(aminooxi)azetidin-1-carboxilato de terc-butilo (375 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 13), se proporcionaron 558 mg del compuesto del título (rendimiento del 84%).
[« ]d24 -17,0° (c 0,30, CHCl3); 1 H-RMN (400 MHz, CDCl3 ) 8 1,43 (s, 9H), 1,57-1,70 (m, 1H), 1,84-2,07 (m, 2H), 2,31 (dd a, J = 14,6, 7,4 Hz, 1H), 2,41 (d, J = 11,4 Hz, 1H), 3,01 (d a, J = 11,4 Hz, 1H), 3,29-3,34 (m, 1H), 3,93-4,03 (m, 2H), 4,05-4,16 (m, 2H), 4,69-4,76 (m, 1H), 4,90 (d, J = 11,6 Hz, 1H), 5,05 (d, J = 11,6 Hz, 1H), 7,33-7,45 (m, 5H), 8,18 (s a, 1H); EM m/z 447 [M+H]+.
Etapa 2
3-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]azetidin-1-carboxilato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (543 mg, 1,22 mmol) de la etapa 1 anterior, se proporcionaron 428 mg del compuesto del título (99%).
1 H-RMN (400 MHz, CD3OD) 8 1,44 (s, 9H), 1,72-1,84 (m, 1H), 1,85-1,99 (m, 1H), 2,00-2,11 (m, 1H), 2,15-2,24 (m, 1H), 3,00 (d, J = 11,6 Hz, 1H), 3,11 (d a, J = 11,6 Hz, 1H), 3,69 (s a, 1H), 3,85 (d a, J = 7,6 Hz, 1H), 3,88-4,00 (m, 2H), 4,03-4,17 (m, 2H), 4,67-4,76 (m, 1H); EM m/z 357 [M+H]+.
Etapa 3
(2S,5R)-N-(Azetidin-3-iloxi)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 59, a partir del compuesto (424 mg, 1,19 mmol) de la etapa 2 anterior, se proporcionaron 739 mg de 3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]azetidin-1-carboxilato de terc-butilo y tetrabutilamonio (rendimiento del 91%).
1 H-RMN (400 MHz, CDCl3 ) 8 1,01 (t, J = 7,4 Hz, 12H), 1,37-1,53 (m, 8H), 1,44 (s, 9H), 1,57-1,78 (m, 9H), 1,83-1,96 (m, 1H), 2,14-2,23 (m, 1H), 2,34 (dd a, J = 15,0, 7,0 Hz, 1H), 2,79 (d, J = 11,6 Hz, 1H), 3,23-3,40 (m, 9H), 3,93 (d a, J = 7,6 Hz, 1H), 3,95-4,15 (m, 4H), 4,33-4,38 (m, 1H), 4,70-4,78 (m, 1H), 9,24 (s a, 1H); EM m/z 435 [M-Bu4N]-Se desprotegió la sal de tetrabutilamonio (720 mg, 1,06 mmol) con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 144 mg del compuesto del título (rendimiento del 40%).
[« ]d25 -69,2° (c 0,32, H2O); 1 H-RMN (400 MHz, D2O) 8 1,67-1,78 (m, 1H), 1,78-1,89 (m, 1H), 1,92-2,09 (m, 2H), 3,00 (d, J = 12,2 Hz, 1H), 3,20 (d a, J = 12,2 Hz, 1H), 3,97 (d a, J = 7,2 Hz, 1H), 4,04-4,14 (m, 3H), 4,25-4,33 (m, 2H), 4,76-4,84 (m, 1H); EM m/z 337 [M+H]+.
Ejemplo 80
(2S,5R)-7-Oxo-N-[(3R)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Etapa 1
(3R)-3-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 553 mg, 2,00 mmol) del ejemplo 9 ó 16 y (R)-3-(aminooxi)pirrolidin-1-carboxilato de terc-butilo (606 mg) descrito en el ejemplo de referencia 13, se proporcionaron 904,6 mg del compuesto del título (rendimiento del 98,3%).
1 H-RMN (400 MHz, CDCl3) 8 1,46 (s, 9H), 1,61-1,68 (m, 1H), 1,83-2,09 (m, 3H), 2,13-2,19 (m, 1H), 2,28-2,34 (m, 1H), 2,75 (d, J = 11,6 Hz, 1H), 3,03 (d a, J = 11,6 Hz, 1H), 3,31-3,37 (m, 5H), 3,96 (d, J = 6,8 Hz, 1H), 4,68 (s a, 1H), 4,90 (d, J = 11,6 Hz, 1H), 5,05 (d, J = 11,6 Hz, 1H), 7,26-7,43 (m, 5H), 9,06-9,20 (m, 1H); EM m/z 461 [M+H]+. Etapa 2
(3R)-3-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (805 mg, 1,75 mmol) de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,46 (s, 9H), 1,75-2,12 (m, 4H), 2,15-2,28 (m, 2H), 3,06 (d, J = 11,6 Hz, 1H), 3,13 (d a, J = 11,6 Hz, 1H), 3,25-3,50 (m, 2H), 3,60 (d a, J = 12,8 Hz, 1H), 3,70 (s a, 1H), 3,87 (d a, J = 7,2 Hz, 1H), 4,34-4,38 (m, 1H), 4,56-4,63 (m, 1H); EM m/z 371 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[(3R)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (3R)-3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 449 [M-Bu4N]-Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 204,7 mg del compuesto del título (3 etapas, rendimiento del 33%).
1 H-RMN (400 MHz, D2O) 8 1,67-1,88 (m, 2H), 1,92-2,15 (m, 3H), 2,17-2,26 (m, 1H), 3,02 (d, J = 12,0 Hz, 1H), 3,20 (d a, J = 12,0 Hz, 1H), 3,27-3,44 (m, 3H), 3,48 (d, J = 12,8 Hz, 1H), 3,96 (d a, J = 7,2 Hz, 1H), 4,06-4,11 (m, 1H), 4,69 4,74 (m, 1H); EM m/z 349 [M-H]-.
Ejemplo 81
(2S,5R)-7-Oxo-N-[(3S)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-081) [Fórmula química 112]

Etapa 1
(3S)-3-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo
[Fórmula química 113]

Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 553 mg, 2,00 mmol) del ejemplo 9 ó 16 y (S)-3-(aminooxi)pirrolidin-1-carboxilato de terc-butilo (606 mg) descrito en el ejemplo de referencia 24, se proporcionaron 920,4 mg del compuesto del título (cuantitativo).1
1 H-RMN (400 MHz, CDCla) 8 1,46 (s, 9H), 1,61-1,68 (m, 1H), 1,89-2,09 (m, 3H), 2,15-2,19 (m, 1H), 2,28-2,34 (m, 1H), 2,75 (d, J = 11,6 Hz, 1H), 2,95-3,06 (m, 1H), 3,31 (s a, 1H), 3,35-3,68 (m, 4H), 3,97 (d, J = 7,6 Hz, 1H), 4,60 (d a, J = 23,2 Hz, 1H), 4,90 (d, J = 11,6 Hz, 1H), 5,05 (d, J = 11,6 Hz, 1H), 7,26-7,43 (m, 5H), 9,08 (d a, J = 23,2 Hz, 1H); EM m/z 461 [M+H]+.
Etapa 2
(3S)-3-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de tercbutilo
[Fórmula química 114]

Siguiendo un procedimiento análogo al ejemplo 17, a partir del compuesto (869 mg, 1,89 mmol) de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,47 (s, 9H), 1,75-2,12 (m, 4H), 2,13-2,25 (m, 2H), 3,05 (d, J = 12,0 Hz, 1H), 3,13 (d a, J = 12,0 Hz, 1H), 3,25-3,50 (m, 2H), 3,61 (d a, J = 13,2 Hz, 1H), 3,70 (s a, 1H), 3,86 (d a, J = 7,2 Hz, 1H), 4,32-4,38 (m, 1H), 4,54-4,62 (m, 1H); EM m/z 371 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[(3S)-pirrolidin-3-iloxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (3S)-3-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]pirrolidin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 449 [M-Bu4N]-Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 170,7 mg del compuesto del título (3 etapas, rendimiento del 26%).
1 H-RMN (400 MHz, D2O) 8 1,71-1,92 (m, 2H), 1,95-2,18 (m, 3H), 2,21-2,30 (m, 1H), 3,07 (d, J = 12,2 Hz, 1H), 3,24 (d a, J = 12,2 Hz, 1H), 3,31-3,45 (m, 3H), 3,51 (d, J = 13,6 Hz, 1H), 3,99 (d a, J = 6,0 Hz, 1H), 4,10-4,14 (m, 1H), 4,72 4,77 (m, 1H); EM m/z 349 [M-H]-.
Ejemplo 82
(2S,5R)-N-(Azetidin-3-il-metoxi)-7-oxo-6-(sulifooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida (II-082) [Fórmula química 115]

Etapa 1
3-{[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}azetidin-1-carboxilato de tercbutilo
[Fórmula química 116]

Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 553 mg, 2,00 mmol) del ejem plo 9 ó 16 y 3-((am inooxi)m etil)azetidin-1-carboxilato de terc-butilo (564 mg) descrito en el ejem plo de referencia 25, se proporcionaron 699,7 mg del com puesto del título (rendimiento del 76 % ) .
1 H -R M N (400 MHz, C D C ls) 8 1,43 (s, 9H), 1,54 -1,70 (m, 1H ), 1,87 -2 ,06 (m, 2H), 2 ,27 -2 ,35 (m, 1H ), 2 ,75 (d, J = 11,6 Hz, 1H ), 2 ,80 -2 ,90 (m, 1H ), 3 ,01 (d a, J = 11,6 Hz, 1H ), 3 ,32 (s a, 1H ), 3 ,68 -3,76 (m, 2H ), 3,94 (d a, J = 7,6 Hz, 1H ), 4 ,00 -4 ,15 (m, 4H), 4,90 (d, J = 11,8 Hz, 1H ), 5,05 (d, J = 11,8 Hz, 1H ), 7 ,35 -7 ,44 (m, 5H), 9,08 (s a, 1H ); EM m/z 461 [M+H]+.
Etapa 2
3-{[({[(2S,5R)-6 -H idroxi-7-oxo-1,6-d iazabiciclo[3.2.1]o ct-2-il]carbo nil}am ino )o xi]m etil}azetid in-1-carbo xilato de tercbutilo
[Fórm ula quím ica 117 ]

Siguiendo un procedimiento análogo al ejemplo 17 , a partir del compuesto (642 mg, 1,39 mmol) de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).
1 H -RM N (400 MHz, C D 3O D ) 8 1,43 (s, 9H), 1,74 -1,85 (m, 1H ), 1,86 -1,97 (m, 1H ), 2 ,04 -2 ,13 (m, 1H ), 2 ,16 -2 ,24 (m, 1H ), 2 ,84 -2 ,94 (m, 1H ), 3,05 (d, J = 11,6 Hz, 1H ), 3 ,13 (d a, J = 11,6 Hz, 1H ), 3 ,68 -3,82 (m, 3H), 3 ,83 (d a, J = 6 , 8 Hz, 1H ), 3,97-4,06 (m, 4H); EM m/z 371 [M+H]+.
Etapa 3
(2S ,5R )-N -(A zetid in -3 -il-m eto xi)-7-o xo -6 -(su lfo o x i)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o x am id a
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó 3-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbo nil}am ino )o xi]m etil}azetid in-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H -R M N (400 MHz, C D C la) 8 1,01 (t, J = 7 ,2 Hz, 12H ), 1,37 -1,51 (m, 8 H), 1,46 (s, 9H), 1,54 -1,75 (m, 9H), 1,82 -1,97 (m, 1H ), 2 ,13 -2 ,25 (m, 1H ), 2 ,29 -2 ,40 (m, 1H ), 2 ,77 -2 ,95 (m, 2H), 3 ,24 -3,40 (m, 9H), 3 ,64 -4 ,16 (m, 7H), 4,36 (s a, 1H ), 9 ,16 (s a, 1H ); EM m/z 449 [M -Bu4N]-.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 164 ,7 mg del com puesto del título (3 etapas, rendimiento del 34 % ) .1
1 H -R M N (400 MHz, D 2 O) 8 1,65 -1,89 (m, 2H ), 1,92 -2 ,06 (m, 2H ), 3,06 (d, J = 12 ,4 Hz, 1H ), 3 ,10 -3 ,22 (m, 2H), 3,90 4,00 (m, 5H), 4 ,07 -4 ,14 (m, 3H); EM m/z 351 [M+H]+.
Ejem plo 83
(2S ,5R )-7-O xo -N -[(3R )-p ip erid in -3-il-m eto x i]-6 -(su lfo o x i)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o x am id a
Etapa 1
(3R)-3-{[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 y (R)-3-((aminooxi)metil)piperidin-1-carboxilato de terc-butilo (527 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 13), se proporcionaron 333 mg del compuesto del título (rendimiento del 48%).
1 H-RMN (400 MHz, CDCls) 8 1,15-2,10 (m, 8H), 1,45 (s, 9H), 2,25-2,40 (m, 1H), 2,70-3,08 (m, 4H), 3,27-3,37 (m, 1H), 3,65-4,00 (m, 5H), 4,90 (d, J = 11,2 Hz, 1H), 5,05 (d, J = 11,2 Hz, 1H), 7,34-7,46 (m, 5H), 9,22 (s a, 1H); EM m/z 489 [M+H]+.
Etapa 2
(3R)-3-{[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,24-1,37 (m, 1H), 1,40-1,56 (m, 1H), 1,45 (s, 9H), 1,64-1,73 (m, 1H), 1,75-2,00 (m, 4H), 2,03-2,13 (m, 1H), 2,15-2,26 (m, 1H), 2,65-2,95 (m, 2H), 3,06 (d, J = 12,0 Hz, 1H), 3,13 (d a, J = 12,0 Hz, 1H), 3,67-3,91 (m, 5H), 4,01-4,08 (m, 1H); EM m/z 399 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[(3R)-piperidin-3-il-metoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (3R)-3-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H-RMN (400 MHz, CDCla) 8 1,01 (dd, J = 7,6, 6,8 Hz, 12H), 1,11-1,99 (m, 23H), 1,46 (s, 9H), 2,12-2,24 (m, 1H), 2,30-2,42 (m, 1H), 2,67-2,96 (m, 3H), 3,19-3,38 (m, 9H), 3,70-3,99 (m, 5H), 4,35 (s a, 1H), 9,16 (s a, 1H); EM m/z 477 [M-Bu4N]-.
Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 106 mg del compuesto del título (3 etapas, rendimiento del 41%).
1 H-RMN (400 MHz, CDCls) 8 1,16-1,28 (m, 1H), 1,54-1,88 (m, 5H), 1,92-2,16 (m, 3H), 2,72 (t, J = 12,2 Hz, 1H), 2,81 (ddd, J = 12,8, 12,8, 3,5 Hz, 1H), 3,02 (d, J = 12,0 Hz, 1H), 3,15-3,28 (m, 2H), 3,37-3,44 (m, 1H), 3,70 (dd, J = 10,3, 7.6 Hz, 1H), 3,79 (dd, J = 10,3, 5,0 Hz, 1H), 3,88-3,94 (m, 1H), 4,06-4,10 (m, 1H); EM m/z 377 [M-H]-.
Ejemplo 84
(2S,5R)-7-Oxo-N-(piperidin-4-iloxi)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Etapa 1
4-[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]piperidin-1-carboxilato de terc-butilo Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 552 mg, 2,00 mmol) del ejemplo 9 ó 16 y 4-(aminooxi)piperidin-1-carboxilato de terc-butilo (1,08 g, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 13), se proporcionaron 688,5 mg del compuesto del título (rendimiento del 72,5%).1
1 H-RMN (400 MHz, CDCls) 8 1,43 (s, 9H), 1,58-1,66 (m, 5H), 1,85-2,02 (m, 2H), 2,27 (m, 1H), 2,75-2,77 (d a, J = 11.6 Hz, 1H), 2,99-3,02 (d, J = 11,6 Hz, 1H), 3,07-3,13 (m, 2H), 3,29 (s, 1H), 3,71-3,77 (m, 2H), 3,94-3,96 (d, J = 7,2 Hz, 1H), 3,98-4,08 (m,1H), 4,86-4,90 (d, J = 11,2 Hz, 1H), 5,01-5,05 (d, J = 11,2 Hz, 1H), 7,34-7,41 (m, 5H), 9,02 (s a, 1H); EM m/z 475 [M+H]+.
Etapa 2
4-[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]piperidin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 385 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-(piperidin-4-iloxi)-6-(sulifooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó 4-[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]piperidin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 463 [M-Bu4N]-Se desprotegió toda la cantidad de la sal de tetrabutilamonio con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 216,3 mg del compuesto del título (rendimiento del 40,9%).
1 H-RMN (400 MHz, D2O) 8 1,69-2,08 (m, 8H), 2,99-3,06 (m, 3H), 3,18-3,21 (d, J = 12,0 Hz, 1H), 3,26-3,31 (m, 2H), 3,96-3,97 (d, J = 3,2 Hz, 1H), 4,08-4,12 (m, 2H); EM m/z 365 [M+H]+.
Ejemplo 85
(2S,5R)-7-Oxo-N-(piperidin-4-il-metoxi)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Etapa 1
4-{[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de tercbutilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 y 4-((aminooxi)metil)piperidin-1-carboxilato de terc-butilo (749 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 13), se proporcionaron 360,3 mg del compuesto del título (rendimiento del 52%).
1 H-RMN (400 MHz, CDCls) 8 1,12-1,30 (m, 2H), 1,45 (s, 9H), 1,55-1,69 (m, 1H), 1,70-1,79 (m, 2H), 1,80-2,07 (m, 3H), 2,27-2,38 (m, 1H), 2,60-2,80 (m, 2H), 2,76 (d, J = 11,8 Hz, 1H), 3,01 (d a, J = 11,8 Hz, 1H), 3,31 (s a, 1H), 3,68 3,83 (m, 2H), 3,94 (d a, J = 7,2 Hz, 1H), 4,02-4,20 (m, 2H), 4,91 (d, J = 11,4 Hz, 1H), 5,05 (d, J = 11,4 Hz, 1H), 7,35 7,44 (m, 5H), 9,04 (s a, 1H); EM m/z 489 [M+H]+.
Etapa 2
4-{[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de tercbutilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,11-1,23 (m, 2H), 1,45 (s, 9H), 1,74-1,97 (m, 5H), 2,02-2,11 (m, 1H), 2,15-2,23 (m, 1H), 2,66-2,88 (m, 2H), 3,06 (d, J = 11,2 Hz, 1H), 3,09-3,16 (m, 1H), 3,67-3,76 (m, 3H), 3,82 (d a, J = 6,8 Hz, 1H), 4,07 (d a, J = 13,6 Hz, 2H); EM m/z 399 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-(piperidin-4-il-metoxi)-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionaron 504 mg de 4-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]metil}piperidin-1-carboxilato de terc-butilo y tetrabutilamonio (rendimiento del 95%).
1 H-RMN (400 MHz, CDCla) 8 1,01 (t, J = 7,2 Hz, 12H), 1,17-1,82 (m, 21H), 1,43 (s, 9H), 1,82-1,95 (m, 2H), 2,12-2,22 (m, 1H), 2,31-2,40 (m, 1H), 2,63-2,78 (m, 2H), 2,84 (d, J = 12,0 Hz, 1H), 3,16-3,38 (m, 9H), 3,70-3,86 (m, 2H), 3,91 (d a, J = 7,6 Hz, 1H), 4,00-4,19 (m, 2H), 4,34 (s a, 1H), 9,15 (s a, 1H); EM m/z 477 [M-Bu4N]-.
Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 103 mg del compuesto del título (3 etapas, rendimiento del 37%).
1 H-RMN (400 MHz, D2O) 8 1,30-1,46 (m, 2H), 1,68-2,11 (m, 7H), 2,85-2,95 (m, 2H), 3,03 (d, J = 12,0 Hz, 1H), 3,19 (d a, J = 12,0 Hz, 1H), 3,34 (d a, J = 12,0 Hz, 2H), 3,73 (d, J = 6,0 Hz, 2H), 3,93 (d, J = 7,2 Hz, 1H), 4,06-4,14 (m, 1H); EM m/z 377 [M-H]-.
Ejemplo 86
(2S,5R)-N-[2-(1H-Imidazol-1-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-N-[2-(1H-Imidazol-1-il)etoxi]-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 552 mg, 2,00 mmol) del ejemplo 9 ó 16 y O-(2-(1H-imidazol-1-il)etil)hidroxilamina (386 mg, preparada siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 13), se proporcionaron 770 mg del compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,70-1,71 (m, 1H), 1,81-1,96 (m, 2H), 2,09-2,14 (m, 1H), 2,90-2,93 (d a, J = 11,6 Hz, 1H), 3,14 (m, 1H), 3,80-3,85 (m, 2H), 4,12 (m, 1H), 4,22-4,35 (m,2H), 4,85-4,96 (dd, J = 11,2 Hz, 2H), 7,05 (s, 1H), 7,22-7,41 (m, 6 H), 8,05 (s,1H); EM m/z 386 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 296 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(1H-Imidazol-1-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-N-[2-(1H-imidazol-1-il)etoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 63,6 mg del compuesto del título (rendimiento del 8 ,0 0 %).
1 H-RMN (400 MHz, D2O) 8 1,66-1,85 (m, 2H), 1,97-2,09 (m, 2H), 2,94-2,97 (d, J = 12,0 Hz, 1H), 3,14-3,17 (d, J = 11.6 Hz, 1H), 3,87-3,89 (d, J = 7,2 Hz, 1H), 4,07 (s, 1H), 4,13-4,15 (m, 2H),4,23-4,26 (m, 2H), 7,00 (s, 1H), 7,19 (s, 1H), 7,86 (s, 1H); EM m/z 376 [M-Na+2H]+.
Ejemplo 87
(2S,5R)-7-Oxo-N-[2-(1H-pirrol-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6 b, 690 mg, 2,50 mmol) del ejemplo 9 ó 16 y O-(2-(1H-pirrol-1-il)etil)hidroxilamina (450,5 mg, preparada siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 506 mg del compuesto del título (rendimiento del 52,6%).1
1 H-RMN (400 MHz, CDCla) 8 1,60-1,65 (m, 1H), 1,87-2,03 (m, 2H), 2,26-2,31 (m, 1H), 2,66-2,69 (d, J = 11,6 Hz, 1H), 2,93-2,96 (d a, J = 11,6 Hz, 1H), 3,29 (s a, 1H), 3,88-3,90 (d, J = 7,6 Hz, 1H), 4,09-4,23 (m, 4H), 4,87-4,90 (d, J = 11.6 Hz, 1H), 5,02-5,05 (d, J = 11,6 Hz, 1H), 6,17 (s, 2H), 6,71 (s, 2H), 7,33-7,43 (m, 5H); EM m/z 385 [M+H]+. Etapa 2
(2S,5R)-6-Hidroxi-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto del ejemplo 17, se proporcionó el compuesto del título (cuantitativo). EM m/z 295 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[2-(1H-pirrol-1-il)etoxi]-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 22, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-7-oxo-N-[2-(1H-pirrol-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 153 mg del compuesto del título (rendimiento del 29,4%).
1 H-RMN (400 MHz, D2O) 8 1,64-1,83 (m, 2H), 1,91-2,08 (m, 2H), 2,91-2,94 (d, J = 12,0 Hz, 1H), 3,13-3,16 (d a, J = 12,0 Hz, 1H), 3,87-3,89 (d, J = 11,6 Hz, 1H), 4,05-4,09 (m, 5H), 6,17 (s, 2H), 6,74 (s, 2H); EM m/z 375 [M-Na+2H]+. Ejemplo 88
1-{2-[({[(2S,5R)-7-oxo-6-(sulfonatooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]etil}-1H-imidazol-2-sulfonato de disodio
Una fracción resultante de la purificación mediante cromatografía en columna de gel de sílice de octadecilo en el ejemplo 8 6 , etapa 3, proporcionó 71,6 mg del compuesto del título (rendimiento del 7,16%).
1 H-RMN (400 MHz, D2O) 8 1,66-1,73 (m, 1H), 1,76-1,86 (m, 1H), 1,92-2,08 (m, 2H), 2,96-2,99 (d, J = 12,0 Hz, 1H), 3,17-3,20 (d, J = 12,4 Hz, 1H), 3,92-3,94 (d, J = 8,0 Hz, 1H), 4,07-4,08 (d, J = 3,2 Hz, 1H), 4,22-4,24 (m, 2H), 4,41 4,44 (m, 2H),7,53 (s,1H), 7,61 (s, 1H); EM m/z 456 [M-2Na+3H]+.
Ejemplo 89
(2S,5R)-N-[2-(Dimetilamino)-2-oxoetoxi]-7-oxo-6-(sulifooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-N-[2-(dimetilamino)-2-oxoetoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 428 mg, 1,55 mmol) del ejemplo 9 ó 16 y 2-(aminooxi)-N,N-dimetilacetamida (244 mg, Huhu Technology), se proporcionaron 269,2 mg del compuesto del título (rendimiento del 46%).
1 H-RMN (400 MHz, CDCla) 8 1,50-1,70 (m, 1H), 1,87-2,10 (m, 2H), 2,24-2,37 (m, 1H), 2,78 (d, J = 12,0 Hz, 1H), 2,91 (s, 3H), 2,97 (s, 3H), 3,03 (d a, J = 12,0 Hz, 1H), 3,26-3,32 (m, 1H), 3,90-3,96 (m, 1H), 4,50-4,67 (m, 2H), 4,90 (d, J = 11,4 Hz, 1H), 5,04 (d, J = 11,4 Hz, 1H), 7,35-7,45 (m, 5H), 10,04 (s a, 1H); EM m/z 377 [M+H]+.
Etapa 2
(2S,5R)-N-[2-(Dimetilamino)-2-oxoetoxi]-6-hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).
1 H-RMN (400 MHz, CD3OD) 8 1,73-1,84 (m, 1H), 1,85-1,99 (m, 1H), 2,02-2,12 (m, 1H), 2,16-2,26 (m, 1H), 2,95 (s, 3H), 3,02-3,15 (m, 2H), 3,05 (s, 3H), 3,67-3,73 (m, 1H), 3,85 (d a, J = 7,2 Hz, 1H), 4,57-4,68 (m, 2H); EM m/z 287 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(Dimetilamino)-2-oxoetoxi]-7-oxo-6-(sulifooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-N-[2-(dimetilamino)-2-oxoetoxi]-7-oxo-6-(sulifooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó con cromatografía en columna de gel de sílice de octadecilo para proporcionar 180,0 mg del compuesto del título ( 2 etapas, rendimiento del 65%).1
1 H-RMN (500 MHz, D2O) 8 1,72-1,85 (m, 2H), 1,89-2,20 (m, 2H), 2,86 (s, 3H), 2,99 (s, 3H), 3,11 (d a, J = 11,8 Hz, 1H), 3,28 (d a, J = 11,8 Hz, 1H), 3,76-3,81 (m, 1H), 4,08-4,12 (m, 1H), 4,49 (s, 2H); EM m/z 367 [M-Na+2H]+.
Ejemplo 90
(2S,5R)-7-Oxo-N-[2-oxo-2-(piperazin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabicido[3.2.1]octano-2-carboxamida
Etapa 1
4-{[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabicido[3.2.1]oct-2-il]carbonil}amino)oxi]acetil}piperazin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 552 mg, 2,00 mmol) del ejemplo 9 ó 16 y 4-(2-(aminooxi)acetil)piperazin-1-carboxilato de terc-butilo (686,2 mg, preparado siguiendo procedimientos análogos al ejemplo de referencia 14 y al ejemplo de referencia 15), se proporcionaron 499,8 mg del compuesto del título (rendimiento del 48,3%).
1 H-RMN (400 MHz, CDCls) 8 1,43 (s, 9H), 1,67 (m, 1H), 1,90-2,04 (m, 2H), 2,26-2,31 (m, 1H), 2,75-2,78 (d, J = 11,6 Hz, 1H), 3,01-3,04 (d, J = 11,6 Hz, 1H), 3,33 (m, 3H), 3,45 (m, 4H), 3,58 (m, 2H), 3,92-3,94 (d, J = 11,2 Hz, 1H), 4,53-4,56 (d, J = 14,4 Hz, 1H), 4,60-4,63 (d, J = 14,4 Hz, 1H), 4,88-4,92 (d, J = 11,6 Hz, 1H), 5,02-5,07 (d, J = 11,6 Hz, 1H), 7,26-7,43 (m, 5H); EM m/z 518 [M+H]+.
Etapa 2
4-{[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]acetil}piperazin-1-carboxilato de tercbutilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 428 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[2-oxo-2-(piperazin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó 4-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]acetil}piperazin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo).
1 H-RMN (400 MHz, CDCla) 8 1,00 (m, 12H), 1,40 (m, 8H), 1,43 (s, 9H), 1,62 (m, 8H), 1,84-1,94 (m, 1H), 2,08 (m, 1H), 2,16-2,20 (m, 1H), 2,29-2,34 (m, 1H), 2,81-2,84 (d, J = 12,0 Hz, 1H), 3,35-3,37 (m, 3H), 3,45 (m, 4H), 3,54 (m, 2H), 3,89-3,92 (d, J = 12,4 Hz, 1H),4,09-4,14 (m, 8H), 4,31 (s a, 1H), 4,51-4,59 (d, J = 14,4 Hz, 1H), 4,61-4,65 (d, J = 14,4 Hz, 1H); EM m/z 508 [M-Bu4N+H]+.
Se desprotegió toda la cantidad de la sal de tetrabutilamonio anterior con ácido trifluoroacético y se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 149,8 mg del compuesto del título (rendimiento del 38,1%).
1 H-RMN (400 MHz, D2O) 8 1,17-1,89 (m, 2H), 1,96-2,12 (m, 2H), 3,05-3,08 (d, J = 12,4 Hz, 1H), 3,19-3,26 (dt, J = 5,2, 16,8 Hz, 4H), 3,22 (m, 1H), 3,68-3,75 (dt, J = 5,2, 16,8 Hz, 4H), 3,94-3,96 (d, J = 5,6 Hz, 1H), 4,11-4,12 (s a, 1H), 4,61-4,68 (m, 2H); EM m/z 408 [M+H]+.
Ejemplo 91
(2S,5R)-N-[2-(Morfolin-4-il)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-N-[2-(morfolin-4-il)-2-oxoetoxi]-7-oxo-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 690 mg, 2,50 mmol) del ejemplo 9 ó 16 y 2-(aminooxi)-1-morfolinoetanona (641 mg, preparada siguiendo procedimientos análogos al ejemplo de referencia 14 y al ejemplo de referencia 15), se proporcionaron 941,9 mg del compuesto del título (rendimiento del 90,0%).1
1 H-RMN (400 MHz, CDCh ) 8 1,61-1,66 (m, 1H), 1,91-2,04 (m, 2H), 2,21-2,31 (m, 1H), 2,77-2,79 (d, J = 11,6 Hz, 1H), 2,96-2,97 (d, J = 4,4 Hz, 1H), 3,01-3,04 (d a, J = 11,2 Hz, 1H), 3,29-3,38 (m, 4H), 3,57-3,70 (m, 4H), 3,92-3,94 (d, J = 7,2 Hz, 1H), 4,52-4,66 (dd, J = 11,6,14,4 Hz, 2H), 4,87-4,91 (d, J = 11,6 Hz, 1H), 5,02-5,05 (d, J = 11,6 Hz, 1H), 7,36 7,47 (m, 5H); EM m/z 419 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-N-[2-(morfolin-4-il)-2-oxoetoxi]-7-oxo-1,6-diazabicido[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 329 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(Morfolin-4-il)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 22, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-N-[2-(morfolin-4-il)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 152 mg del compuesto del título (rendimiento del 15,7%).
1 H-RMN (400 MHz, D2O) 8 1,67-1,85 (m, 2H), 1,92-2,04 (m, 2H), 3,00-3,03 (d, J = 12,0 Hz, 1H), 3,15-3,18 (d, J = 12,0 Hz, 1H), 3,37-3,47 (m, 4H), 3,60-3,62 (m, 4H), 3,90-3,92 (d, J = 6,4 Hz, 1H), 4,6 (s a, 1H), 4,62-4,68 (m, 2H); EM m/z 409 [M-Na+2H]+.
Ejemplo 92
(2S,5R)-N-[2-(1,4-Diazepan-1-il)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Etapa 1
4-{[({[(2S,5R)-6-Benciloxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]acetil}-1,4-diazepin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6b, 690 mg, 2,50 mmol) del ejemplo 9 ó 16 y 4-(2-(aminooxi)acetil)-1,4-diazepin-1-carboxilato de terc-butilo (1,298 g) descrito en el ejemplo de referencia 15, se proporcionaron 517,6 mg del compuesto del título (rendimiento del 38,9%).
1 H-RMN (400 MHz, CDCla) 8 1,44 (s, 9H), 1,58 (m, 1H), 1,83-1,96 (m, 3H), 2,27 (m, 1H), 2,75 (m, 1H), 2,99 (m, 1H), 3,30-3,80 (m, 9H), 3,90 (s a, 1H), 4,58 (m, 2H), 4,88 (m, 1H), 5,03 (m, 1H), 7,24-7,37 (m, 5H); EM m/z 532 [M+H]+. Etapa 2
4-{[({[(2S,5R)-6-Hidroxi-7-oxo-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]acetil}-1,4-diazepin-1-carboxilato de terc-butilo
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 442 [M+H]+.
Etapa 3
(2S,5R)-N-[2-(1,4-Diazepan-1-il)-2-oxoetoxi]-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó 4-{[({[(2S,5R)-7-oxo-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]oct-2-il]carbonil}amino)oxi]acetil}-1,4-diazepin-1-carboxilato de terc-butilo y tetrabutilamonio (cuantitativo). EM m/z 520 [M-Bu4N]'.
Se desprotegió la sal de tetrabutilamonio anterior (742,4 mg, 0,973 mmol) con ácido trifluoroacético, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 153,1 mg del compuesto del título (rendimiento del 37,3%).1
1 H-RMN (400 MHz, D2O) 8 1,71-1,89 (m, 2H), 1,97-2,16 (m, 4H), 3,06-3,10 (d, J = 12,0 Hz, 1H), 3,19-3,22 (d, J = 12,4 Hz, 1H), 3,25-3,29 (m, 3H), 3,36-3,39 (m, 2H), 3,50-3,60 (m, 2H), 3,73-3,75 (m, 2H), 3,94-3,95 (d, J = 7,2 Hz, 1H), 4,11 (s, 1H), 4,62-4,69 (m, 2H); EM m/z 422 [M+H]+.
Ejemplo 93
(2S,5R)-7-Oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-1,6-diazabicido[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 27, a partir del ácido carboxílico (6 b, 550 mg, 2,00 mmol) del ejemplo 9 ó 16 y 1-(2-(aminooxi)etil)pirrolidin-2-ona (518,4 mg), se proporcionaron 699,5 mg del compuesto del título (rendimiento del 86,9%).
1H-RMN (400 MHz, CDCls) 81,60-1,66 (m, 1H), 1,92-2,11 (m, 4H), 2,26-2,31 (m, 1H), 2,40-2,44 (m, 2H), 2,78-2,81 (d a, J = 12,0 Hz, 1H), 3,06-3,09 (d, J = 11,6 Hz, 1H), 3,27 (s a, 1H), 3,33-3,38 (m, 1H), 3,44-3,54 (m, 2H), 3,68-3,74 (m, 1H), 3,94-4,14 (m, 3H), 4,87-4,90 (d, J = 11,2 Hz, 1H), 5,02-5,04 (d, J = 11,2 Hz, 1H), 7,26-7,42 (m, 5H), 10,10 (s a, 1H); EM m/z 403 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-1,6-diazabiciclo[3.2.1]octano-2-carboxamida
Siguiendo un procedimiento análogo al ejemplo 17, a partir de toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo). EM m/z 313 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Siguiendo un procedimiento análogo al ejemplo 22, a partir de toda la cantidad del compuesto de la etapa 2 anterior, se proporcionó (2S,5R)-7-oxo-N-[2-(2-oxopirrolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de piridinio, y se neutralizó con disolución acuosa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en columna de gel de sílice de octadecilo para proporcionar 460,6 mg del compuesto del título (rendimiento del 64,2%).
1H-RMN (400 MHz, D2O) 81,67-1,73 (m, 1H), 1,79-1,87 (m, 1H), 1,90-2,06 (m, 4H), 2,30-2,34 (t, J = 8,4 Hz, 1H), 3,01-3,08 (d, J = 12,4 Hz, 1H), 3,19-3,22 (d, J = 12,0 Hz, 1H), 3,38-3,50 (m, 4H), 3,93-3,99 (m, 3H), 4,09 (s a, 1H); EM m/z 393 [M-Na+2H]+.
Ejemplo 94
(2S,5R)-7-Oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio Etapa 1
(2S,5R)-6-Benciloxi-7-oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6 b, 390 mg, 1,41 mmol) del ejemplo 9 ó 16 y 1-(2-(aminooxi)etil)imidazolidin-2-ona (512 mg, preparada siguiendo procedimientos análogos al ejemplo de referencia 7 y al ejemplo de referencia 15), se proporcionaron 347 mg del compuesto del título (rendimiento del 61%).
1H-RMN (400 MHz, CDCla) 81,50-1,68 (m, 1H), 1,91-2,06 (m, 2H), 2,24-2,35 (m, 1H), 2,80 (d, J = 12,0 Hz, 1H), 3,06 (d a, J = 12,0 Hz, 1H), 3,21-3,39 (m, 2H), 3,40-3,68 (m, 5H), 3,92-4,06 (m, 3H), 4,32 (s a, 1H), 4,89 (d, J = 11,6 Hz, 1H), 5,04 (d, J = 11,6 Hz, 1H), 7,33-7,44 (m, 5H), 10,10 (s a, 1H); EM m/z 404 [M+H]+.
Etapa 2
(2S,5R)-6-Hidroxi-7-oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-1,6-diazabiciclo[3.2.1]octano-2-carboxamida Siguiendo un procedimiento análogo al ejemplo 17, toda la cantidad del compuesto de la etapa 1 anterior, se proporcionó el compuesto del título (cuantitativo).1
1H-RMN (400 MHz, CD3OD) 81,74-1,84 (m, 1H), 1,87-2,13 (m, 2H), 2,16-2,27 (m, 1H), 3,04 (d, J = 11,6 Hz, 1H), 3,11-3,18 (m, 1H), 3,27-3,49 (m, 4H), 3,58-3,66 (m, 2H), 3,67-3,73 (m, 1H), 3,85 (d a, J = 7,6 Hz, 1H), 3,92-4,05 (m, 2H); EM m/z 314 [M+H]+.
Etapa 3
(2S,5R)-7-Oxo-N-[2-(2-oxoimidazolidin-1-il)etoxi]-6-(sulfooxi)-1,6-diazabiciclo[3.2.1]octano-2-carboxamida de sodio A una disolución de toda la cantidad del compuesto de la etapa 2 anterior en cloruro de metileno (8 , 6 ml) se le
añadieron 2,6-lutidina (300 |il) y complejo de trióxido de azufre-piridina (410 mg), seguido por agitación a temperatura ambiente durante la noche. A la disolución de reacción se le añadió cloruro de metileno, seguido por filtración y concentración a presión reducida. A los 486,7 mg resultantes de (2 S ,5 R )-7 -o x o -N -[2 -(2 -o x o im id a zo lid in -1-il)etoxi]-6-(sulfoo xi)-1,6-d iazabiciclo [3.2.1]octano-2-carbo xam ida de piridinio se les añadió disolución acuo sa de bicarbonato de sodio, seguido por liofilización. De ese modo, se proporcionó el producto en bruto. S e purificó el producto en bruto resultante mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 36,8 mg del com puesto del título (2 etapas, rendimiento del 10 % ) .
1H -RM N (400 MHz, D 2O) 8 1,59 -2 ,08 (m, 4H), 3,02 (d, J = 12 ,6 Hz, 1H ), 3 ,18 (d a, J = 12 ,6 Hz, 1H ), 3 ,27 -3 ,49 (m, 4H), 3 ,59 -3 ,67 (m, 2H), 3,90-3,98 (m, 3H), 4 ,05 -4 ,10 (m, 1H ); EM m/z 394 [M-Na+2H]+.
Ejem plo 95
(2S ,5R )-N -(2-H id ro x ieto x i)-7-o xo -6 -(su lfo o xi)-1,6 -d iazab ic ic lo [3.2.1]o ctan o -2-carb o xam id a de sodio
Etapa 1
(2S,5R )-6 -B encilo xi-7-o xo -N -(2-triiso p ro p ilsililo x ieto xi)-1,6 -d iazabic ic lo [3.2.1]o ctano -2-carb o xam id a
Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6b, 553 mg, 2,00 mmol) del ejemplo 9 ó 16 y O-(2-((triisopropilsilil)oxi)etil)hidroxilam ina (630 mg, preparada siguiendo un procedimiento análogo al ejemplo de referencia 15 a partir del compuesto del ejemplo de referencia 12), se proporcionaron 695,0 mg del com puesto del título (rendimiento del 71 % ) .
1H -R M N (400 MHz, C D C la ) 8 1,00 -1,20 (m, 21H ) , 1,57 -1,70 (m, 1H ), 1,88 -2 ,10 (m, 2H ), 2 ,28 -2 ,37 (m, 1H ), 2 ,78 (d, J = 11,6 Hz, 1H ), 2,98 (d a, J = 11,6 Hz, 1H ), 3 ,31 (s a, 1H ), 3 ,87-4 ,08 (m, 5H), 4,90 (d, J = 11,4 Hz, 1H ), 5 ,05 (d, J = 11,4 Hz, 1H ), 7 ,35 -7 ,45 (m, 5H), 9,38 (s a, 1H ); EM m/z 492 [M+H]+.
Etapa 2
(2S ,5R )-6-H idro xi-7-o xo -N -(2-triiso p ro p ilsililo x ieto xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida
Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionaron 530 ,7 mg del compuesto del título (rendimiento del 94 % ).
1H -R M N (400 MHz, C D 3O D ) 8 1,00 -1,20 (m, 21H ), 1,74 -1,85 (m, 1H ), 1,86 -1,99 (m, 1H ), 2 ,01 -2 ,13 (m, 1H ), 2 ,15 -2 ,25 (m, 1H ), 3,06 (d, J = 11,6 Hz, 1H ), 3 ,12 (d a, J = 11,6 Hz, 1H ), 3,69 (s a, 1H ), 3 ,82 (d a, J = 7 ,2 Hz, 1H ), 3,90-4,01 (m, 4H); EM m/z 402 [M+H]+.
Etapa 3
(2S ,5R )-N -(2-H id ro xieto xi)-7-o xo -6 -(su lifo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a de sodio
Siguiendo un procedimiento análogo al ejemplo 59, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó (2S ,5R )-7-oxo-6 -(sulfoo xi)-N -(2-triisopropilsililox ietoxi)-1,6 -d iazabiciclo[3.2.1]octano-2-carboxam ida de tetrabutilamonio (cuantitativo).
1H -R M N (400 MHz, C D C la ) 80 ,87 -1,19 (m, 33H ), 1,36 -1,98 (m, 18H ), 2 ,13 -2 ,23 (m, 1H ), 2 ,31 -2 ,42 (m, 1H ) 2 ,85 (d a, J = 11,6 Hz, 1H ), 3 ,21 -3 ,38 (m, 9H), 3 ,83 -4 ,17 (m, 5H), 4 ,35 (s a, 1H ), 9 ,37 (s a, 1H ); EM m/z 480 [M -Bu4N]-.
S e desprotegió toda la cantidad de la sal de tetrabutilamonio con ácido trifluoroacético, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo para proporcionar 140 ,2 mg del compuesto del título (3 etapas, rendimiento del 29 % ) .1
1H -RM N (400 MHz, D 2O) 8 1,65 -1,88 (m, 2H), 1,91 -2 ,08 (m, 2H), 3,04 (d, J = 12 ,0 Hz, 1H ), 3 ,18 (d a, J = 12 ,0 Hz, 1H ), 3 ,63-3 ,69 (m, 2H), 3,85-3,96 (m, 3H), 4,05-4,09 (m, 1H ); EM m/z 324 [M-Na]'.
Ejem plo 96
(2S,5R )-N -(2-M eto xieto xi)-7-o xo -6 -(su lfo o xi)-1,6 -d iazab ic iclo [3.2.1]o ctano -2-carb o xam id a de sodio
Etapa 1
(2S ,5R )-6 -B en cilo x i-N -(2-m eto xieto x i)-7 -o xo -1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a
Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6b, 414 mg, 1,50 mmol) del ejem plo 9 ó 16 y O -(2-m etoxietil)hidroxilam ina (190 mg, Huhu Technology), se proporcionaron 386,7 mg del com puesto del título (rendimiento del 74 % ) .
1 H -R M N (400 MHz, C D C ls) 8 1,57 -1,72 (m, 1H ), 1,88 -2 ,10 (m, 2H ), 2 ,29 -2 ,37 (m, 1H ), 2 ,78 (d, J = 11,8 Hz, 1H ), 2,99 (d a, J = 11,8 Hz, 1H ), 3 ,30 (s a, 1H ), 3 ,39 (s, 3H), 3,63 (t, J = 4,4 Hz, 2H ), 3,95 (d a, J = 7,6 Hz, 1H ), 4 ,01 -4 ,15 (m, 2H), 4,90 (d, J = 11,4 Hz, 1H ), 5,05 (d, J = 11,4 Hz, 1H ), 7 ,35 -7 ,45 (m, 5H), 9 ,32 (s a, 1H ); EM m/z 350 [M+H]+. Etapa 2
(2S ,5R )-6 -H id ro xi-N -(2-m eto xieto xi)-7-o x o -1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a
Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionaron 272 ,4 mg del com puesto del título (rendimiento del 95 % ) .
1 H -R M N (400 MHz, C D 3O D ) 8 1,74 -1,85 (m, 1H ), 1,86 -1,98 (m, 1H ), 2 ,02 -2 ,12 (m, 1H ), 2 ,16 -2 ,25 (m, 1H ), 3,08 (d, J = 11,6 Hz, 1H ), 3 ,12 (d a, J = 11,6 Hz, 1H ), 3 ,37 (s, 3H), 3 ,61 -3 ,65 (m, 2H ), 3 ,67 -3 ,72 (m, 1H ), 3 ,82 (d a, J = 8,4 Hz, 1H ), 3 ,99-4,03 (m, 2H); EM m/z 260 [M+H]+.
Etapa 3
(2S ,5R )-N -(2-M eto xieto xi)-7-o xo -6 -(su lfo o xi)-1,6 -d iazab ic iclo [3.2.1]o ctano -2-carb o xam id a de sodio
Siguiendo un procedimiento análogo al ejemplo 18, a partir de toda la cantidad del com puesto de la etapa 2 anterior, se proporcionó (2S ,5R )-N -(2-m eto xieto xi)-7 -o xo -6 -(su lfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam id a de piridinio, y se neutralizó con disolución acuo sa saturada de bicarbonato de sodio, y luego se purificó mediante cromatografía en colum na de gel de sílice de octadecilo para proporcionar 247,4 mg del compuesto del título (2 etapas, rendimiento del 62 % ) .
1 H -RM N (500 MHz, D 2 O) 8 1,69 -1,78 (m, 1H ), 1,78 -1,88 (m, 1H ), 1,93 -2 ,01 (m, 1H ), 2 ,01-2 ,09 (m, 1H ), 3,06 (d, J = 12 ,3 Hz, 1H ), 3 ,20 (d a, J = 12 ,3 Hz, 1H ), 3 ,28 (s, 3H), 3 ,57 -3 ,62 (m, 2H), 3,94 (d a, J = 6,5 Hz, 1H ), 3,94-3,99 (m, 2H), 4 ,08 -4 ,13 (m, 1H ); EM m/z 340 [M-Na+2H]+.
Ejem plo 97
(2S,5R )-N -[2-(M etilsulfo nil)etoxi]-7 -o xo -6-(su lfooxi)-1,6 -d iazabicic lo [3.2.1]octano-2-carbo xam ida de sodio
Etapa 1
(2S,5R )-6-B encilo xi-N -[2-(m etilsu lfo n il)eto xi]-7-o xo -1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida
Siguiendo un procedimiento análogo al ejemplo 45, a partir del ácido carboxílico (6b, 414 mg, 1,50 mmol) del ejemplo 9 ó 16 y O-(2-(m etilsulfonil)etil)hidroxilam ina (279 mg, Huhu Technology), se proporcionaron 293 mg del com puesto del título (rendimiento del 49 % ).
1 H -R M N (400 MHz, C D C la ) 8 1,44 -1,70 (m, 1H ), 1,90 -2 ,10 (m, 2H ), 2 ,24 -2 ,36 (m, 1H ), 2 ,74 (d, J = 12 ,0 Hz, 1H ), 3,04 (d a, J = 12 ,0 Hz, 1H ), 3 ,12 (s, 3H), 3 ,31 -3 ,39 (m, 3H), 3,96 (d a , J = 7,6 Hz, 1H ), 4,38 (t a, J = 5,4 Hz, 2H), 4,91 (d, J = 11,4 Hz, 1H ), 5,05 (d, J = 11,4 Hz, 1H ), 7 ,36 -7 ,45 (m, 5H), 9 ,31 (s a, 1H ); EM m/z 398 [M+H]+.
Etapa 2
(2S ,5R )-6-H idro xi-N -[2-(m etilsu lfo nil)etoxi]-7-o xo -1,6 -d iazabiciclo[3.2.1]octano -2-carboxam ida
Siguiendo un procedimiento análogo al ejemplo 17 , a partir de toda la cantidad del com puesto de la etapa 1 anterior, se proporcionó el com puesto del título (cuantitativo).1
1H -R M N (400 MHz, C D 3O D ) 8 1,77 -1,86 (m, 1H ), 1,87 -1,99 (m, 1H ), 2 ,03 -2 ,13 (m, 1H ), 2 ,17 -2 ,26 (m, 1H ), 3,04 (d, J = 12 ,0 Hz, 1H ), 3 ,07 -3 ,18 (m, 4H), 3,46 (t, J = 5,6 Hz, 2H ), 3 ,68 -3 ,74 (m, 1H ), 3,86 (d a, J = 6,4 Hz, 1H ), 4,30 (t, J = 5,6 Hz, 2H ); EM m/z 308 [M+H]+.
Etapa 3
(2S,5R )-N -[2-(M etilsulfo nil)etoxi]-7 -o xo -6-(su lfooxi)-1,6 -d iazabicic lo [3.2.1]octano-2-carbo xam ida de sodio
A una disolución de una cantidad total del compuesto de la etapa 2 anterior en cloruro de metileno (7,4 ml) se le
añadieron 2,6-lutidina (257 |il) y complejo de trióxido de azufre-piridina (352 mg), seguido por agitación a temperatura ambiente durante la noche. S e neutralizó la (2S,SR )-N -[2-(m etilsu lfon il)eto xi]-7 -oxo-6-(su lfo oxi)-1,6 -d iazab icid o [3.2.1]o ctano -2-carb o xam id a de piridinio resultante añadiendo disolución acuo sa saturada de bicarbonato de sodio. S e eliminó el disolvente orgánico por destilación a presión reducida, seguido por liofilización, proporcionándose a s í el producto en bruto. S e purificó el producto en bruto resultante mediante cromatografía en colum na de gel de sílice de octadecilo para proporcionar 51,1 mg del com puesto del título (2 etapas, rendimiento del 17 % ) .
1H -RM N (400 MHz, D 2O) 8 1,65 -1,86 (m, 2H ), 1,90 -2 ,06 (m, 2H), 3 ,00 -3 ,10 (m, 1H ), 3,05 (s, 3H), 3,06 (d, J = 12 ,0 Hz, 1H ), 3 ,15 (d a, J = 12 ,0 Hz, 1H ), 3,49 (t a, J = 5,6 Hz, 2H ), 3 ,86 -3,93 (m, 1H ), 4,05-4,09 (m, 1H ), 4 ,22 (t a, J = 5,6 Hz, 1H ); EM m/z 388 [M-Na+2H]+.
Ejem plo 98
Ácido (2S ,5R )-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxílico (IV -a2)
[Fórm ula quím ica 118 ]

S e enfrió con hielo una disolución de (2S,5R)-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxilato de terc-butilo (1,50 g, 3 ,73 mmol) en cloruro de metileno (5,0 ml) y se añadió ácido trifluoroacético (5,0 ml), y se hizo reaccionar a la m ism a temperatura durante 30 min y luego a temperatura ambiente durante 2 h. S e concentró la m ezcla de reacción a presión reducida, luego se añadió agua y disolución a cuo sa de bicarbonato de sodio al 6 ,5 % al residuo. D esp u és de que el pH se ajustara a aproxim adam ente pH 8, se lavó la fase acuo sa con acetato de etilo. A esta fase a cuo sa se le añadió disolución acuo sa de hidrogenosulfato de potasio al 5 % . D espués de que el pH se ajustara a aproxim adam ente pH 5,6, se extrajo la fase a cuo sa con acetato de etilo. D esp u és se lavó la fase orgánica con salm uera saturada, se deshidrató sobre sulfato de m agnesio anhidro y se eliminó por destilación el disolvente a presión reducida para proporcionar 0 ,913 g del com puesto del título (rendimiento del 71 % ) .
1H -R M N (400 MHz, C D C h ) 8 observado como una m ezcla de 2 rotámeros (aprox. 6:4). 1,68 -1,76 (m, 2H ), 2 ,05 -2 ,08 (m, 2H ), 3 ,14 (d, J = 14 ,4 Hz, 0,4H), 3 ,27 (m, 1H ), 3,48 (m, 0,6H), 4 ,15 (m, 1H ), 4 ,58 -4 ,75 (m, 3H), 5,20 (m, 1H), 4 ,30 -4 ,38 (m, 5H); EM m/z 347 [M+H]+.
Ejem plo 99
Á cido (2S,5R )-5-((benciloxi)am ino )-1-(terc-buto xicarbo nil)p iperid in-2-carbo xílico (IV -a3)
[Fórm ula quím ica 119 ]

S e añadió ácido (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxílico, diclorhidrato (2,00 g, 6 ,19 mmol) descrito en el ejem plo 11, a 1,4 -d ioxano (10 ml) y agua (15 ml), seguido por la adición de disolución a cu o sa de hidróxido de sodio 5 M (3,7 ml), y se agitó enfriando con hielo. A dem ás, se añadieron carbonato de potasio (854 mg) y dicarbonato de di-terc-butoxicarbonilo (1,69 g) a la m ezcla, y se elevó la temperatura hasta temperatura ambiente, seguido por agitación durante la noche. S e concentró la disolución resultante, y la disolución acuo sa de la cual se ajustó a pH 3,3 con ácido cítrico monohidratado, y luego se extrajo con acetato de etilo (20 ml) dos veces, y se lavó con salm uera saturada, se secó sobre sulfato de sodio anhidro y se filtró. S e concentró el disolvente a presión reducida. S e sometió el residuo resultante a crom atografía en colum na de gel de sílice (acetato de etilo) para proporcionar 1,879 g del com puesto del título (rendimiento del 87 % ) .1
1H -R M N (400 MHz, C D C la ) 8 1,46 (s, 9H), 1,50 -1,72 (m, 2H ), 1,98 -2 ,10 (m, 2H ), 3 ,12 -3 ,19 (m, 2H ), 4 ,13 -4 ,20 (m ,1H ), 4,76 (d, J = 11,5 Hz, 1H ), 4,70 (d, J = 11,5 Hz, 1H ), 4 ,85-4 ,92 (m, 1H ), 7 ,26 -7 ,35 (m, 5H); EM m/z 351 [M+H]+.
Ejem plo 100
S ín te sis secuencial de ácido (2S,5R )-5-((benciloxi)am ino )-1-(terc-buto xicarbo nil)p iperid in-2-carbo xílico (IV -a3) [Fórm ula quím ica 120]

S e enfrió con hielo una disolución de (2S,5R)-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxilato de terc-butilo (66,8 g, 166,0 mmol) descrito en el ejem plo 3 en cloruro de metileno (135 ml), y a la que se le añadió ácido trifluoroacético (135 ml), seguido por hacer reaccionar a la m ism a temperatura durante 30 min, y adem ás a temperatura ambiente durante 2 h, y luego se concentró la m ezcla de reacción a presión reducida. S e disolvió el residuo en acetato de etilo (500 ml) y se lavó con citrato de monosodio al 25 % (200 ml) y salm uera saturada (200 ml), y se secó sobre sulfato de m agnesio anhidro, y luego se eliminó el disolvente por destilación a presión reducida. S e disolvió el residuo en 1,4 -d ioxano (133 ml), y al que se le añadió hidróxido de sodio 5 M ( 133 ml) enfriando con hielo, seguido por agitación durante 1 h, y luego se concentró la m ezcla a presión reducida. D espués se lavó la fase acuo sa con éter (200 ml), se ajustó el pH a pH 10 mediante la adición de ácido clorhídrico 5 M (55 ml), y a la que se le añadieron carbonato de potasio (23 g) y dicarbonato de di-terc-butilo (44 g), seguido por agitación durante la noche. S e concentró el disolvente orgánico de la m ezcla a presión reducida, y se lavó la m ezcla concentrada con éter (200 ml). S e ajustó la fase acuo sa a pH 3,9 con ácido cítrico y se extrajo con acetato de etilo (500 ml, 250 ml). S e lavó la fase orgánica con salm uera saturada (250 ml), y se secó sobre sulfato de sodio anhidro. S e concentró el disolvente a presión reducida para proporcionar 48,02 g del compuesto del título (rendimiento del 8 3 % ) . Los datos instrum entales fueron consecuentes con los del ejemplo 99.
Ejem plo 101
Ácido (2S,5R )-5-((benciloxi)am ino )-1-(2-trim etilsililetoxicarbo nil)p iperid in-2-carboxílico (IV-a4)
[Fórm ula quím ica 121 ]

A ácido (2S,5R)-5-(benciloxiam ino )piperid in-2-carboxílico, diclorhidrato (3 ,23 g, 10 mmol) descrito en el ejemplo 11, se le añadieron 1,4 -d io xan o (10 ml), agua (15 ml) e hidróxido de sodio 5 M (6 ml), y se agitó enfriando con hielo. S e añadieron a la m ezcla adem ás carbonato de potasio (1,38 g), N-(trim etilsililetiloxicarboniloxi)succinim ida (2,85 g), y se elevó la temperatura hasta temperatura ambiente, seguido por agitación durante la noche. S e ajustó la m ezcla a pH 4 con ácido cítrico monohidratado y se extrajo con acetato de etilo (50 ml) dos veces. S e lavó la fase orgánica con agua y salm uera saturada, y se concentró a presión reducida. S e sometió el residuo a crom atografía en colum na de gel de s ílic e (acetato de etilo/hexano = 1 :1 ^ 1:0 ) para proporcionar 3 ,41 g del com puesto del título (rendimiento del 86 % ).
1H -RM N (400 MHz, C D C la) 8 0,01 (s, 9H), 0,97 (t, J = 8,3 Hz, 2H), 1,59 -1,68 (m, 2H), 1,97 -2 ,02 (m, 2H), 3 ,00 -3 ,25 (m, 2H), 4 ,08 -4 ,19 (m, 3H), 4,65 (d, J = 11,3 Hz, 1H ), 4 ,71 (d, J = 11, 3 Hz, 1H ), 4 ,72-4 ,89 (m, 1H ), 7 ,23 -7 ,32 (m, 5H); EM m/z 395 [M+H]+.
Ejem plo 102
(2S,5R)-N-(2-terc-Butoxicarbonilaminoetoxi)-5-(benciloxiamino)-1-(2,2,2-trifluoroacetil)piperidin-2-carboxamida (IV-b2-Boc-059)
[Fórm ula quím ica 122 ]

S e disolvieron ácido (2S ,5R )-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxílico (0,879 g, 2 ,54 mmol) descrito en el ejemplo 98 y 2-(am inooxi)etilcarbam ato de terc-butilo (0,559 g) del ejemplo de referencia 9 en N ,N -dimetilformamida (11 ml), y a lo que se le añadió 1-hidroxibenzotriazol monohidratado (0,489 g) seguido por enfriamiento con hielo. A esto se le añadió clorhidrato de N -etil-N'-(3-dim etilam inopropil)carbodiim ida (0 ,613 g) y se elevó la temperatura hasta temperatura ambiente, seguido por hacer reaccionar durante 3 h. S e añadió agua a la m ezcla reaccionada, y se extrajo con acetato de etilo. D espués se lavó la fase orgánica con disolución acuo sa de ácido cítrico al 10 % , agua, disolución acuo sa de bicarbonato de sodio al 6 ,5 % y salm uera saturada de m anera secuencial, y luego se eliminó por destilación el disolvente a presión reducida. S e purificó el residuo de aceite resultante mediante cromatografía en colum na de gel de sílice (n-hexano/acetato de etilo = 1 /2 ) para proporcionar 1,07 g del com puesto del título (rendimiento del 84 % ).
1H -R M N (400 MHz, C D C h ) 8 observado como una m ezcla de 2 rotámeros (aprox. 7:3). 1,26 (m, 0,3H), 1,44 (s, 9H), 1,70 (m, 0,7H), 1,81 - 2 , 12 (m, 3H), 3 ,10 (d a, J = 14 ,4 Hz, 0,3H), 3,30 (m, 3H), 3 ,54 (d a, J = 12 ,4 Hz, 0,7H), 3 ,87 (m, 2H), 4 ,15 (d, J = 13 ,2 Hz, 0,7H), 4 ,58 -4,79 (m, 2,6H ), 4,90 (m, 0,7H), 4,97 (m, 0,3H), 5 ,11 (m, 0,7H), 5 ,33 (m, 1H ), 7 ,26 -7 ,38 (m, 5H), 9 ,75 (s a, 0,7H), 10 ,48 (s a, 0,3H); EM m/z 505 [M+H]+.
Ejem plo 103
(2S,5R )-N -(2-terc-Butoxicarbonilam inoetoxi)-5-(benciloxiam ino)piperid in-2-carboxam ida (IV -c-B o c-059 )
[Fórm ula quím ica 123 ]

S e disolvió (2S,5R )-N -(2-terc-buto xicarbonilam ino eto xi)-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxam ida (1,07 g, 2,06 mmol) en 1,4 -d ioxano (4,2 ml), a lo que se le añadió agua (1,1 ml), y seguido por enfriamiento con hielo. A esto se le añadió disolución acuo sa de hidróxido de sodio 1 M (6,3 ml), y seguido por la reacción a la m ism a temperatura durante 2 ,5 h. S e ajustó el pH a aproxim adam ente pH 7 mediante la adición de ácido acético a la m ezcla de reacción. S e eliminó el disolvente orgánico por destilación a presión reducida. S e extrajo la disolución acuo sa resultante con acetato de etilo. D esp ués se lavó la fase orgánica con salm uera saturada, y se deshidrató con sulfato de sodio anhidro, y se elim inó por destilación el disolvente a presión reducida. S e purificó el residuo de aceite resultante mediante crom atografía en colum na de gel de sílice (acetato de etilo/metanol = 9 /1) para proporcionar 0,80 g del com puesto del título (rendimiento del 93 % ) .
1H -RM N (400 MHz, C D C la ) 8 1,36 -1,44 (m, 10H), 1,74 (m, 1H ), 1,95 (m, 1H ), 2 ,10 (m, 1H ), 2,68 (m, 1H ), 3 ,14 (m, 1H ), 3 ,33 (m, 2H ), 3 ,42 (m, 1H ), 3,50 (m, 1H ), 3,88 (m, 2H ), 4,66 (s, 2H ), 5,49 (m a, 1H ), 7 ,29 -7 ,37 (m, 5H); EM m/z 409 [M+H]+.
Ejem plo 104
(2S,5R)-N -(2-terc-Butoxicarbonilam inoetoxi)-5-(benciloxiam ino)-1-[2-(trim etilsilil)etiloxicarbonil]p iperidin-2-carboxam ida (IV-b4-059)
[Fórm ula quím ica 124 ]

S e disolvieron ácido (2S,5R )-5-(benciloxiam ino)-1-((2-(trim etilsilil)etoxi)carbonil)p iperid in-2-carboxílico (601 mg, 1,52 mmol) descrito en el ejem plo 101 y 2-(am inooxi)etilcarbam ato de terc-butilo (303 mg, 1,72 mmol) del ejem plo de referencia 9 en N,N-dim etilform am ida (5,8 ml), a lo que se le añadió 1-hidroxibenzotriazol monohidratado (264 mg), seguido por enfriamiento con hielo. A esto se le añadió clorhidrato de N-etil-N'-(3-dim etilam inopropil)carbodiim ida (330 mg), se elevó la temperatura hasta temperatura ambiente, seguido por la reacción durante 5 h. S e añadió agua a la m ezcla de reacción y se extrajo con acetato de etilo. D esp u és se lavó la fase orgánica con disolución acuo sa de ácido cítrico al 10 % , agua, disolución acuo sa de bicarbonato de sodio al 6 ,5 % y salm uera saturada de m anera secuencial, se deshidrató la fase orgánica sobre sulfato de m agnesio anhidro, y luego se eliminó por destilación el disolvente a presión reducida. S e purificó el residuo de aceite resultante mediante crom atografía en colum na de gel de sílice (n-hexano/acetato de etilo = 1 /2 ) para proporcionar 450 mg del com puesto del título (rendimiento del 54 % ) .
1H -R M N (400 MHz, C D C la) 8 0,01 (s, 9H), 0,98 (m, 2H ), 1,42 (s, 9H), 1,58 (m, 1H ), 1,84 -1,96 (m, 3H), 3,04 (m, 1H), 3 ,18 (s a, 1H ), 3 ,28 (m, 1H ), 3 ,35 (m, 1H ), 3,85 (m, 2H), 4 ,16 -4 ,35 (m, 3H), 4 ,63 -4 ,75 (m, 3H), 5 ,32 -5 ,70 (m a, 2H), 4 ,26 -4 ,33 (m, 5H), 9,44 (s a, 1H ); EM m/z 553 [M+H]+.
Ejem plo 105
S ín te sis a partir de 2-((2S,5R )-5-(benciloxiam ino)piperid in-2-carboxam ideoxi)etilcarbam ato de terc-butilo (IV -c -B o c -059): (IV -b 4-B o c-059 )
[Fórm ula quím ica 125 ]

S e disolvió (2S,5R)-N -(2-terc-butoxicarbonilam inoetoxi)-5-(benciloxiam ino)-1-[2-(trim etilsilil)etiloxicarbonil]piperidin-2-carboxam ida (417 mg, 0 ,754 mmol) en tetrahidrofurano (5,5 ml), a lo que se le añadió disolución en tetrahidrofurano de fluorotetra-n-butilamonio 1,0 M (1,9 ml), seguido por la reacción a 50 °C durante 24 h. S e diluyó la m ezcla de reacción con acetato de etilo, y se lavó con disolución acuo sa de bicarbonato de sodio al 6 ,5 % , agua y salm uera saturada de m anera secuencial, después de ese tiempo, la fase orgánica se deshidrató sobre sulfato de sodio anhidro, y se eliminó por destilación el disolvente a presión reducida. S e purificó el residuo de aceite resultante mediante crom atografía en colum na de gel de sílice (acetato de etilo ^ acetato de etilo/metanol = 9 /1) para proporcionar 250 mg del compuesto del título (rendimiento del 81 % ) . Los datos instrum entales fueron consecuentes con los del ejemplo 103.
Ejem plo 106
(2S,5R )-N -(2-Benciloxicarbonilam inoetoxi)-5-(benciloxiam ino)-1-(terc-butoxicarbonil)p iperid in-2-carboxam ida (IV -c -C b z-059 )
[Fórm ula 126]

Se disolvieron ácido (2S,5R)-5-((benciloxi)amino)-1-(terc-butoxicarbonil)piperidin-2-carboxílico (1,879 g, 5,362 mmol) descrito en el ejemplo 99 ó 100, 2-(aminooxi)etilcarbamato de bencilo (1,41 g, 6,707 mmol) del ejemplo de referencia
11 y 1-hidroxibenzotriazol monohidratado (220 mg) en cloruro de metileno (20 ml), seguido por agitación con hielo. A esto se le añadió clorhidrato de N -etil-N'-(3-dim etilam inopropil)carbodiim ida (1,29 g), y se elevó la temperatura hasta temperatura ambiente, seguido por agitación durante la noche. S e diluyó la m ezcla con cloruro de metileno (20 ml), y se lavó con agua, disolución acuo sa de ácido cítrico al 10 % , disolución acuo sa saturada de bicarbonato de sodio y salm uera saturada de m anera secuencial, y luego se secó sobre sulfato de m agnesio. S e concentró el disolvente a presión reducida para proporcionar 2 ,91 g del com puesto del título (cuantitativo).
1H -R M N (400 MHz, C D C ls) 8 1,46 (s, 9H), 1,50 -1,93 (m, 4H), 3,40 (m, 2H ), 3,89 (m, 2H), 4 ,15 -4 ,21 (m, 1H ), 4,61 (m, 1H ), 4,69 (d,J = 11,6 Hz, 1H ),4 ,76 (d,J = 11,6 Hz, 1 H ) ,5 ,11 (s, 2H), 5,86 (s, 1H ), 7 ,27 -7 ,36 (m, 5H), 9 ,28 (s, 1H ); EM m/z 543 [M+H]+.
Ejem plo 107
(2S,5R )-N -(2-Benciloxicarbonilam inoetoxi)-5-(benciloxiam ino)piperid in-2-carbo xam ida IV -c -C b z-059
[Fórm ula 127 ]

S e disolvió (2S,5R )-N -(2-benciloxicarbo nilam inoetoxi)-5-(benciloxiam ino)-1-(terc-butoxicarbonil)p iperid in-2-carboxam ida (2,91 g, 5 ,362 mmol) en 1,4 -d ioxano (5 ml), a lo que se le añadió enfriando con hielo disolución de dioxano-ácido clorhídrico 4 M (10 ml). D e sp u é s de agitar durante 2 h, se concentró la m ezcla a presión reducida, se disolvió en agua (30 ml) y se lavó con éter. S e enfrió la fase acuo sa con hielo, y se estableció el pH a aproxim adam ente pH 7 con hidróxido de sodio 5 M y ácido acético, y luego se extrajo con acetato de etilo. S e lavó la fase orgánica con salm uera saturada, y se secó sobre sulfato de sodio anhidro, y luego se concentró el disolvente a presión reducida. S e sometió el residuo a crom atografía en colum na de gel de sílice (cloroformo ^ cloroformo/metanol = 3 :1) para proporcionar 2 ,27 g del com puesto del título (rendimiento del 95 % ) .
1H -RM N (400 MHz, C D C la) 8 1,22 -1,34 (m, 1H ), 1,50 -1,58 (m, 1H ), 1,89 -1,92 (m, 1H ), 1,92 -2 ,06 (m, 1H ), 2 ,43 -2 ,48 (m, 1H ), 2 ,95 (m, 1H ), 3 ,23 -3 ,27 (m, 1H ), 3 ,40 -3 ,42 (m, 2H), 3 ,71 -3 ,73 (m, 2H ), 3 ,89 -3 ,92 (m, 2H ), 4,66 (s, 2H ), 5 ,11 (s, 2H ), 5 ,91 (s, 1H ), 7 ,26 -7 ,52 (m, 10H ); EM m/z 443 [M+H]+.
Ejem plo 108
{2-[({[(2S,5R )-6-bencilo xi-7-oxo-1,6 -d iazabiciclo[3.2.1]o ct-2-il]carbo nil}am ino )oxi]etil}carbam ato de bencilo (IIa -C b z-059)
[Fórm ula quím ica 128]

S e enfrió con hielo una disolución de (2S,5R )-N -(2-benciloxicarbo nilam inoetoxi)-5-(benciloxiam ino)piperid in-2-carboxam ida (642 mg, 1,451 mmol) en acetonitrilo (66 ml), y a la que se le añadieron trietilamina (709 |il) y clorotrimetilsilano (203 |il), seguido por agitación durante 1 h. A esta disolución de reacción se le añadió cloroformiato de triclorometilo (105 |il), seguido por agitación a la m ism a temperatura durante 20 min. A esta disolución de reacción se le añadió luego 4-(dim etilam ino)piridina (18 mg), se elevó la temperatura hasta temperatura ambiente, seguido por agitación durante la noche. S e concentró la m ezcla de reacción a presión reducida, y se diluyó el residuo resultante con acetato de etilo, y luego se lavó con agua, disolución acuo sa de ácido cítrico al 5 % , disolución acuo sa de bicarbonato de sodio al 6 ,5 % y salm uera saturada de m anera secuencial. Posteriormente, la fase orgánica se deshidrató sobre sulfato de m agnesio anhidro, y se eliminó por destilación el disolvente a presión reducida. S e purificó el residuo resultante mediante crom atografía en colum na de gel de sílice (n-hexano/acetato de etilo = 1/3 ) para proporcionar 407 mg del compuesto del título (rendimiento del 60 % ).
1H-RMN (400 MHz, CDCh) 81,59-1,65 (m, 1H), 1,91-2,02 (m, 2H), 2,26-2,31 (m, 1H), 2,71-2,74 (d, J = 11,6 Hz, 1H), 2,99-3,02 (d a, J = 11,2 Hz, 1H), 3,28 (s, 1H), 3,31-3,39 (m, 1H), 3,46-3,49 (m, 1H), 3,88-3,97 (m, 3H), 4,88-4,91 (d,
J = 11,6 Hz, 1H), 5,03-5,06 (d, J = 11,6 Hz, 1H), 5,11 (s, 2H), 5,83 (s a, 1H), 7,27-7,43 (m, 10H), 9,36 (s a, 1H); EM m/z 469 [M+H]+.
Ejem plo 109
(2S,5R )-N -(2-terc-B uto xicarb o nilam ino eto xi)-6 -(b encilo xi)-7-o xo -1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida (IIa-B oc-059)
[Fórm ula quím ica 129]

S e enfrió con hielo una disolución de (2S,5R )-N -(2-terc-butoxicarbonilam inoetoxi)-5-(benciloxiam ino)piperid in-2-carboxam ida (368 mg, 0,901 mmol) descrita en el ejemplo 103 ó 105 en acetonitrilo (40,9 ml), y a la que se le añadieron trietilamina (440 |il) y clorotrimetilsilano (126 |il), seguido por agitación durante 1 h. A esta disolución de reacción se le añadió cloroformiato de triclorometilo (66,0 |il), seguido por agitación a la m ism a temperatura durante 30 min. A esta disolución de reacción se le añadió luego 4-(dim etilam ino)piridina (10 ,2 mg), y se elevó la temperatura hasta temperatura ambiente, seguido por reacción durante 4 h. S e concentró la m ezcla de reacción a presión reducida, y se diluyó el residuo resultante con acetato de etilo, y luego se lavó con agua, disolución acuo sa de ácido cítrico al 5 % , disolución a cuo sa de bicarbonato de sodio al 6 ,5 % y salm uera saturada de m anera secuencial. Luego, se deshidrató la fase orgánica sobre sulfato de m agnesio anhidro, y se eliminó por destilación el disolvente a presión reducida. S e purificó el residuo de aceite resultante mediante crom atografía en colum na de gel de sílice (n-hexano/acetato de etilo = 2 /3) para proporcionar 202 mg del com puesto del título como un sólido incoloro (rendimiento del 52 % ) . Los datos instrum entales fueron consecuentes con los del ejem plo 59.
Ejem plo 110
{2-[({[(2S,5R )-6-H idroxi-7-oxo-1,6-d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)o xi]etil}carbam ato de terc-butilo (IIb -Boc-059)
[Fórm ula quím ica 130]

S e disolvió {2-[({[(2S,5R )-6-bencilo xi-7-oxo-1,6 -d iazabiciclo[3.2.1]o ct-2-il]carbo nil}am ino )oxi]etil}carbam ato de tercbutilo (43,4 g, 100 mmol) en tetrahidrofurano (475 ml). D esp ués de que se confirm ara la disolución, se añadió agua (25 ml) y se estableció bajo una atmósfera de argón. S e añadió Pd al 10 % / C (8,68 g, el 50 % húmedo), y se agitó vigorosam ente bajo una atmósfera de hidrógeno durante 3 h. S e confirmó el punto final mediante C C F , y luego se filtró el catalizador a través de Celite. S e concentró el disolvente del filtrado a presión reducida. S e sometió el residuo concentrado a desarrollo de sustitución y concentración con acetato de etilo (100 ml) dos v e ce s y con cloruro de metileno (100 ml) una vez para proporcionar 34,5 g del compuesto del título (cuantitativo). Los datos instrum entales fueron consecuentes con los del ejem plo 59.
Ejem plo 111
{2-[({[(2S,5R )-6 -h idroxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}carbam ato (IIb -B oc- 059) de tercbutilo: S ín te sis a partir de (IIa -C b z-059 )
[Fórm ula quím ica 131 ]

S e disolvieron {2-[({[(2S,5R)-6-benciloxi-7-oxo-1,6 -d iazabicido[3.2.1]o ct-2-il]carbo nil}am ino )o xi]etil}carbam ato de bencilo (468 mg, 1,00 mmol) descrito en el ejem plo 108 y di-terc-butoxicarbonildicarbonato (240 mg) en tetrahidrofurano (6,6 ml), y a lo que se le añadió Pd al 10 % / C (93 mg, el 50 % húmedo), seguido por agitación de m anera vigorosa bajo una atm ósfera de hidrógeno durante 3 h. S e confirmó el punto final m ediante C C F , y luego se filtró el catalizador a través de Celite. S e concentró el disolvente del filtrado a presión reducida para proporcionar 403,7 mg del compuesto del título (cuantitativo). Los datos instrum entales fueron consecuentes con los del ejemplo 59.
Ejem plo 112
{2-[({[(2S,5R )-7-O xo-6-(sulfo oxi)-1,6-d iazabiciclo[3.2.1]o ct-2-il]carbo nil}am ino )o xi]etil}carbam ato de terc-butilo y tetrabutilamonio (III-Boc-059)
[Fórm ula 132]

A una disolución de {2-[({[(2S,5R )-6 -h idroxi-7-oxo-1,6 -d iazabiciclo[3.2.1]oct-2-il]carbonil}am ino)oxi]etil}carbam ato de terc-butilo (34,5 g, 100 mmol) en cloruro de metileno (500 ml). se le añadieron 2,6-lutidina (32,8 g) y complejo de trióxido de azufre-piridina (51,9 g) de m anera secuen cial, y se agitó durante 24 horas. S e confirmó la finalización de la reacción m ediante H P L C , se filtró la disolución de reacción, y se añadió el filtrado a una disolución acuo sa de bicarbonato de sodio al 8 % (1 l), y se lavó con cloruro de metileno (500 ml). A la fase acuo sa se le añadió acetato de etilo (1 l), seguido por la adición de hidrogenosulfato de tetrabutilamonio (37,34 g) m ientras que se prestaba atención a la efervescencia, y se agitó durante 30 min. T ra s la separación de líquidos de la m ezcla, se extrajo la fase a cuo sa con acetato de etilo (500 ml) dos veces. S e secaron las fa ses orgánicas com binadas sobre sulfato de m agnesio, y se concentró el disolvente a presión reducida para proporcionar 53,9 g del compuesto del título (rendimiento del 8 1, 1 % ) . Los datos instrum entales fueron consecuentes con los del ejem plo 59.
Ejem plo 113
(2S ,5R )-N -(2-A m in o eto x i)-7 -o xo -6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a (III-059)
[Fórm ula quím ica 133]

S e enfrió una disolución de {2 -[({[(2S ,5 R )-7 -o xo -6 -(su lfo o xi)-1,6 -d ia zab icic lo [3.2.1]o ct-2 -il]carbonil}amino)oxi]etil}carbamato de terc-butilo y tetrabutilamonio (68,9 g, 104 mmol) en disolución de cloruro de metileno (170 ml) hasta -20 °C , y se añadió ácido trifluoroacético (170 ml) a - 15 ° C o m enos a lo largo de 20 min, seguido por agitación a 0 °C durante 35 min. A la disolución de reacción se le añadió dietil éter (510 ml), y se siguió agitando a 0 °C durante 40 min. S e filtró el sólido precipitado a través de un embudo Kiriyam a, y se lavó con dietil éter (450 ml), posteriormente se secó a vacío para proporcionar un producto en bruto (39,5 g). Esto se añadió a tampón acetato de sodio/ácido acético 0,5 M (400 ml, pH 5,6), y adem ás se ajustó el pH a pH 5,6 con disolución acuo sa de hidróxido de sodio 5 M, y luego se purificó mediante crom atografía en colum na de gel de sílice de octadecilo (agua) para proporcionar 24,8 g del com puesto del título (rendimiento del 74 % ) . Los datos instrum entales fueron consecuentes con los del ejem plo 59.
Ejem plo 114
Diclorhidrato de (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxilato de metilo (4b); S ín te sis a partir del compuesto (2) mediante clorhidrato del ácido (2S ,5S)-5-h id ro xip ip erid in -2-carbo xílico (7)
Etapa 1
Clorhidrato del ácido (2S ,5S)-5-h id ro xip ip erid in -2-carbo xílico (7)
S e añadió (2S,5S)-5-h idroxip iperid in -2-carbo xilato de terc-butilo ( 126 ,22 g, 0,63 mol) descrito en el ejemplo 1 de m anera gradual a ácido clorhídrico 5 M (630 ml) a temperatura ambiente, seguido por el calentam iento hasta 65 °C y agitación durante 2 horas. Posteriormente, se enfrió la disolución de reacción hasta temperatura ambiente y se concentró el disolvente de reacción a presión reducida. S e disolvió el residuo en agua (500 ml) y se añadió carbono activado (6,5 g), seguido por agitación a temperatura ambiente durante 30 minutos. S e filtró el carbono activado a través de Celite. S e lavó la Celite dos v e ce s con agua (100 ml) y se com binó el filtrado, seguido por concentración a presión reducida. S e enfrió con hielo el residuo (150 g), seguido por inoculación y agitación. A la m ezcla se le añadió gota a gota acetona (650 ml) a lo largo de 30 minutos, seguido por agitación durante 30 minutos. S e elim inaron los cristales depositados por filtración bajo una corriente de argón, seguido por el lavado con acetona. D esp ués de retirar el baño y se ca r a vac ío durante la noche, se proporcionaron 108 ,79 g del com puesto del título como un cristal de polvo incoloro (rendimiento del 96 % ).
1H -RM N (400 MHz, D 2O) 8 1,66 -2 ,23 (m, 4H), 3 ,25 (d, J = 3,4 Hz, 1H ), 3 ,38 (d, J = 3,4 Hz, 1H ), 4,00 (dd, J = 11,7 , 3 ,7 Hz, 1H ), 4 ,22 (s a ,1H ); EM m/z: 146 (M -HCl+H)+.
Etapa 2
S a l de clorhidrato de (2S,5S)-5-h idroxip iperid in -2-carbo xilato de metilo (8)
A sal de clorhidrato del ácido (2S,5S)-5-h id ro xip ip erid in -2-carbo xílico (26,46 g, 0 ,146 mol) se le añadió m etanolcloruro de hidrógeno 2 M (230 ml), seguido por calentam iento a reflujo. D esp ués de 1,5 horas, se concentró la disolución de reacción, seguido por sustitución y concentración con metanol (200 ml) tres veces. S e secó el residuo a vacío para proporcionar 28 ,55 g del compuesto del título como un polvo cristalino incoloro (rendimiento cuantitativo).
1H -RM N (400 MHz, D 2 O) 8 1,74 -2 ,06 (m, 4H), 3 ,12 (dd, J = 2,0, 13 ,2 Hz, 1H ), 3 ,25 -3 ,29 (m, 1H ), 3 ,72 (s, 3H), 3,98 (dd, J = 3,8, 12 ,2 Hz, 1H ), 4,09 (s a, 1H ); EM m/z: 160 (M -HCl+H)+.
Etapa 3
(2S ,5S)-5-H idro xi-1-(2,2,2-trifluo ro acetil)p ip erid in-2-carb o xilato de metilo (9)
A una suspensión de clorhidrato de (2S,5S)-5-h idroxip iperid in -2-carbo xilato de metilo (26,80 g, 0 ,137 mol) en tetrahidrofurano deshidratado (440 ml) se le añadió trietilamina (91,0 ml) en enfriamiento con hielo, seguido por la adición gota a gota de anhídrido trifluoroacético (39,5 ml) a 10 °C o m enos a lo largo de 1 hora. S e agitó la suspensión de reacción durante 70 minutos m ientras la temperatura se elevaba de m anera gradual hasta temperatura ambiente. A la disolución de reacción se le añadió agua (80 ml), seguido por agitación a temperatura ambiente durante 30 minutos. Posteriormente, se añadió a agua (1000 ml) y se extrajo con acetato de etilo tres ve ces (500 ml 2 x 250 ml). S e lavó la fase orgánica con ácido clorhídrico 1 M (300 ml), una disolución acuosa saturada de bicarbonato de sodio (200 ml) y salm uera saturada (2 x 150 ml), se secó sobre sulfato de sodio anhidro, se filtró y luego se concentró a presión reducida para proporcionar 34,65 g del compuesto del título como un aceite (rendimiento del 99 % ).1
1H -RM N (400 MHz, C D C h ) 8 observado como una m ezcla de 2 rotámeros (7:3). 1,34 -1,44 (m, 1H ), 1,73 -1,83 (m, 1H ), 2 ,00 -2 ,10 (m, 2H), 2 ,39 -2 ,45 (m, 1H ), 2 ,75 (t, J = 11,5 Hz, 0,3H), 3 ,11 (dd, J = 5,7, 13 ,4 Hz, 0,7H), 3,79 (s, 2 ,1H ) , 3,81 (s, 0,9H), 4,00-4,06 (m, 0,7H), 4 ,58 -4,67 (m, 0,3H), 4,62 (m, 0,3H), 5 ,20 (d, J= 5,9 Hz, 0,7H); EM m/z: 256 (M H)+.
Etapa 4
Clorhidrato de 5-(benciloxiam ino)-1-(2,2,2-trifluoroacetil)piperid in-2-carboxilato de (2S,5R )-m etilo (10 )
S e enfrió una disolución de (2S ,5S)-5-h idroxi-1-(2,2,2-trifluoroacetil)p iperid in -2-carbo xilato de metilo (32 ,71 g, 0 ,128 mol) en acetonitrilo deshidratado (250 ml) hasta -30 °C , seguido por la adición de 2,6-lutidina (16 ,9 ml) y la adición gota a gota de anhídrido trifluorometanosulfónico (22 ,5 ml) a de -36 a -30 °C a lo largo de 15 minutos. D esp ués de agitar a -32 °C durante 25 minutos, se añadió benciloxiam ina (32 ,25 g) gota a gota a -32 °C o menos,
seguido por el lavado con acetonitrilo (10 ml). D esp ués de que la disolución de reacción se calentara de m anera gradual hasta 0 °C , se añadió 2,6-lutidina (16 ,9 ml) y se agitó a 4 °C durante 2 d ías. S e concentró la disolución de reacción hasta 150 ml, seguido por la dilución con acetato de etilo (750 ml) y el lavado con agua (750 ml), disolución acuo sa de ácido cítrico al 10 % (3 x 750 ml), una disolución acuo sa saturada de bicarbonato de sodio (375 ml) y salm uera saturada (400 ml). S e volvió a extraer cada fase acuo sa con acetato de etilo (400 ml) y se secaron las fa ses orgánicas com binadas sobre sulfato de sodio anhidro, se filtraron, y luego se concentraron a presión reducida para proporcionar 46,93 g del residuo. S e sacaron 38,24 g del residuo resultante y se diluyeron con acetato de etilo (120 ml). A temperatura ambiente, se añadieron 160 ml de cloruro de hidrógeno - acetato de etilo 1 M (0 ,160 mol) para la cristalización, y se añadió hexano (560 ml). D esp u és de agitar a 0 °C durante 3 horas, se filtraron los cristales, se lavaron con hexano (400 ml), y luego se secaron a vac ío para proporcionar 30,36 g del com puesto del título como un polvo cristalino (rendimiento del 73 % ) .
1H -RM N (400 MHz, C D 3O D ) 8 observado como una m ezcla de 2 rotámeros. 2 ,00 -2,09 (m, 3H), 2 ,23 -2 ,24 (m, 1H ), 3 ,33 - 3 ,42 (m, 0,5H), 3 ,74 (dd, J = 3,2, 15 ,6 Hz, 0,5H), 3 ,79 (s, 2H ), 3 ,81 (s, 1H ), 3,89 (s a ,1H ), 4 ,29 (d, J = 15 ,9 Hz, 0,5H), 4,81 (d, J = 14 ,4 H z, 0,5H), 5 ,08 -5 ,16 (m, 2 ,5 H ) ; EM m/z: 361 (M -HCl+H)+.
Etapa 5
Diclorhidrato de (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxilato de metilo (4b)
A sal de clorhidrato de (2S,5R)-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxilato de metilo (1 ,951 g, 4 ,92 mmol) se le añadió metanol-cloruro de hidrógeno 2 M (40 ml), seguido por reflujo durante 3 días. Posteriormente, se concentró la disolución de reacción a 14 ml, y se añadió acetato de etilo (40 ml) para depositar un cristal. S e agitó la suspensión a temperatura ambiente durante 1,5 horas, luego se filtró a través de un embudo Kiriyam a, se lavó con acetato de etilo (80 ml), y se secó a vac ío para proporcionar 1,439 g del compuesto del título como un polvo cristalino (rendimiento del 87 % ) . Los datos instrum entales fueron consecuentes con los del ejemplo 12.
Ejem plo 115
Diclorhidrato de (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxilato (4b); S ín te sis a partir de ácido (2 S ,5 S ) -5 -hidroxipiperidin-2-carboxílico com ercialm ente disponible (7)
Etapa 1
Clorhidrato de (2S,5S)-5-h idroxip iperid in -2-carbo xilato de metilo (8)
A metanol-cloruro de hidrógeno 2 M (12 ,8 l) se le añadió ácido (2S ,5S)-5-h id ro xip ip erid in -2-carbo xílico com ercialm ente disponible (contenido del 84 % , 912 ,22 g netos, lavado con 3 ,1 l de m etanol-cloruro de hidrógeno 2 M), seguido por reflujo durante 3 horas (temperatura interna 63 - 67 °C ). D e sp u é s de que se enfriara la disolución de reacción, se añadió 1,4 -d ioxano (12 ,8 l) y se eliminó por destilación el disolvente a presión reducida. Al residuo (4,1 kg) se le añadieron acetato de etilo (18 ,3 l) y disolución acuo sa helada de carbonato del potasio al 44 % (23 ,7 l), seguido por la separación de fa ses de la fase orgánica. S e extrajo adicionalm ente la fase acuo sa con acetato de etilo (3 x 18 ,3 l). S e separó una disolución acuo sa de carbonato de potasio al 50 % (7,3 l) en cada fase orgánica, se com binaron las fa se s orgánicas, se secaron sobre carbonato de potasio anhidro (2 ,37 kg) y se filtraron, y se eliminó por destilación el disolvente a presión reducida. S e disolvió el residuo en tolueno (9,1 l), y se añadió carbono activado (9,2 g), seguido por agitación durante 30 minutos y filtración, y se eliminó por destilación el disolvente a presión reducida. S e sustituyó el residuo con acetato de etilo (9,1 l) y se concentró para proporcionar 1130 g del compuesto del título como un aceite de color amarillo pálido (contenido del 78 ,9 % , 891,57 g netos, rendimiento del 89 % ).
Etapa 2
(2S ,5S)-5-H idro xi-1-(2,2,2-trifluo ro acetil)p ip erid in-2-carb o xilato de metilo (9)
S e enfrió una disolución de (2S,5S)-5-h idroxip iperid in -2-carbo xilato de metilo (contenido del 78 ,8 % , 459,48 g netos) en acetato de etilo deshidratado (7,4 l) hasta -40 °C y se añadieron gota a gota trietilamina (1300 g) y luego anhídrido trifluoroacético (1349 g), lavados con acetato de etilo deshidratado (100 ml) a de -40 a - 12 ° C durante 30 minutos. S e elevó la temperatura hasta -2 ° C en un plazo de 15 minutos después de la finalización de la adición gota a gota, seguido por agitación durante 75 minutos. A dem ás, a la m ezcla se le añadió agua ( 1277 ml), seguido por agitación a 25 °C durante 1 hora. S e añadió la m ezcla a agua (8,4 l) (lavada con acetato de etilo (4,5 l), seguido por la extracción adicional con acetato de etilo (2 x 9,8 l). S e lavaron las fa ses orgánicas com binadas de m anera secuen cial con ácido clorhídrico 1 M (8,5 l), disolución acuo sa saturada de bicarbonato de sodio (8,5 l) y salm uera saturada (8,5 l), seguido por el secado sobre sulfato de sodio anhidro (1,8 kg) y filtración. D esp ués se eliminó por destilación el disolvente de la fase orgánica a presión reducida, al residuo se le añadió acetato de etilo (3,6 l), seguido por sustitución y concentración. S e secó el residuo a vac ío para proporcionar 793,4 g del com puesto del título (contenido
del 81,5 % , 648,66 g netos, rendimiento del 88 % ).
Etapa 3
(2S,5R )-5-(B encilo xiam ino )-1-(2,2,2-trifluo ro acetil)p iperid in -2-carboxilato de metilo (10 )
S e enfrió una disolución de (2S ,5S)-5-h idroxi-1-(2,2,2-trifluoroacetil)p iperid in -2-carbo xilato de metilo (contenido del 8 1,5 % , 556 ,23 g netos) en acetonitrilo deshidratado (4,0 l) hasta -40 °C , se añadió 2,6 -lutid ina (259 ,24 g) (lavada con acetonitrilo (100 ml), y se añadió gota a gota anhídrido del ácido sulfónico de trifluorometano (645 ,72 g) a de -43 a -37 °C a lo largo de 1 hora y 10 minutos (lavado con 100 ml de acetonitrilo). D espués se agitó la disolución de reacción a -35 °C durante 50 minutos, se añadió gota a gota benciloxiam ina (550 ,27 g) a -35 °C o menos, seguido por el lavado con acetonitrilo (500 ml). D esp u és de que la disolución de reacción se calentara de m anera gradual hasta -5 °C , se añadió 2,6-lutidina (259 ,24 g), seguido por agitación a 5 °C durante 40 horas. S e concentró la m ezcla hasta 1,8 l, seguido por la dilución con acetato de etilo (12 ,4 l) y el lavado con agua (12 ,4 l), una disolución a cuo sa de ácido cítrico al 10 % (4 x 8 l 4 ,7 l), d isolución a cu o sa saturada de bicarbonato de sodio (6,3 l) y salm uera saturada (7 ,2 l). S e secó la fase orgánica sobre sulfato de sodio anhidro, seguido por filtración y luego concentración a presión reducida. S e secó el residuo a vacío para proporcionar 867,73 g del compuesto del título (contenido del 71,56 % , rendimiento del 79 % ) .
Etapa 4
Clorhidrato de (2S,5R )-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxilato de metilo (10 )
S e diluyó (2S,5R)-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxilato de metilo (contenido 70 ,13 % , 673 ,20 g netos) con acetato de etilo (4,8 l) y se añadió carbono activado (48 g), seguido por agitación durante 1 hora. S e filtró la m ezcla, seguido por el lavado con acetato de etilo (2 l). S e diluyó el filtrado con acetato de etilo (4,7 l), y se añadió disolución de acetato de etilo-cloruro de hidrógeno 1 M (2,7 l) a temperatura ambiente, seguido por agitación durante 15 minutos. Luego, se añadieron 28,6 l de hexano, seguido por el enfriamiento hasta 0 °C . D espués de agitar y envejecer durante 3 horas, se filtraron los cristales, se lavaron con hexano/acetato de etilo = 4/1 (3 l), y luego se secaron a vacío para proporcionar 724,0 g del compuesto del título (contenido 91,72 % , rendimiento del 90 % ).
Etapa 5
Diclorhidrato de (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxilato de metilo (4b)
S e disolvió (2S,5R)-5-(benciloxiam ino )-1-(2,2,2-trifluoroacetil)p iperid in-2-carboxilato de metilo (contenido 92 ,01 % , 732 ,25 g netos) en una disolución de m etanol-cloruro de hidrógeno 2 M ( 15 l), seguido por el calentam iento a reflujo durante 27 horas. S e enfrió la m ezcla hasta temperatura ambiente y se concentró hasta 3 l a presión reducida. A la m ezcla se le añadió metanol (2 ,7 l), luego se añadió acetato de etilo (16 ,3 l), seguido por agitación durante 1 hora. S e filtraron los cristales depositados, se lavaron con acetato de etilo (3 x 1,1 l), y se secaron a vac ío para proporcionar 572,0 g del compuesto del título (contenido del 98 ,06 % , rendimiento del 92 % ) . Los datos instrum entales fueron consecuentes con los del ejem plo 12.
Ejem plo 116
Ácido (2S,5R )-5-((benciloxi)am ino )-1-(terc-buto xicarbo nil)p iperid in-2-carbo xílico (IV -a3)
S e disolvió diclorhidrato de (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxilato de metilo (4b) descrito en el ejem plo 12 (6,64 g, 20 mmol) en agua (40 ml) y 1,4 -d ioxano (27 ml), seguido por el enfriamiento con hielo. S e añadió una disolución acuo sa de hidróxido de sodio 5 M (13 ,2 ml), seguido por agitación durante 1 hora. A la disolución de reacción se le añadieron ácido clorhídrico 5 M (1,2 ml), carbonato de potasio (2,76 g), dicarbonato de di-tercbutoxicarbonilo (4,8 g), seguido por la elevación de la temperatura hasta temperatura am biente y agitación durante la noche. S e lavó la disolución a cuo sa resultante de la concentración de la disolución de reacción con éter, seguido por el ajuste a pH 3,3 con ácido cítrico monohidratado, la extracción con acetato de etilo (50 ml) dos veces, el lavado con salm uera saturada, el secado sobre sulfato de sodio anhidro, filtración y concentración del disolvente a presión reducida. De ese modo, se proporcionaron 6,87 g del compuesto del título (rendimiento cuantitativo). Los datos instrum entales fueron consecuentes con los del ejem plo 99.
Ejem plo 117
Preparación de enzim a p-lactam asa
Usando el genoma de P se u d o m o n a s a e ru g in o sa ATCCBAA-47, plásmido pBR322, K le bs ie lla p n e u m o n ia e ATCCBAA-1705 y P. a e ru g in o sa MSC17696 como molde, se amplificó con PCR cada ADN para codificar plactamasa, AmpC, TEM-1, KPC-2 o dominio OXA-2 excluyendo el péptido señal. Cada producto de la PCR se
incorporó en el vector p E T -28 b (+) (Merck), introducido en Escherichia coli B L 21 (D E 3) (Merck) y, bajo la inducción de isopropil-p-D-(-)-tiogalactopiranósido 1 mM (N acalai Tesque), se cultivó durante la noche a 20 °C para expresar A m p C, T E M -1, K P C -2 y O X A -2. D esp ués de que se recogiera la célula bacteriana, se purificó A m p C del extracto celular obtenido m ediante tratamiento ultrasónico, usando CM Sep haro se Fa st Flow (G E Healthcare) y HiTrap Heparin H P (G E Healthcare) a 4 °C . S e purificó T E M -1 con H iTrap S P H P (G E Healthcare), H iTrap Q (G E Healthcare) y Mono Q (G E Healthcare), y se purificó K P C -2 con HiTrap S P H P . S e purificó O X A -2 con HiTrap S P H P y HiTrap Heparin HP.
Ejem plo 118
Actividad inhibidora de p -lactam asa
P ara la medición de la actividad inhibidora de p-lactam asa, se usó nitrocefina (Oxoid) 100 |iM (concentración final) como sustrato, y se usaron D M SO al 2 ,5 % , albúm ina derivada de suero bovino 10 |ig/m l (Sigm a-A ldrich) y tampón fosfato 50 mM a pH 7,0 como disolución de reacción. A cada pocillo de una placa de 96 pocillos se le añadieron com puestos de prueba, tazobactam (TA Z, L K T Laboratories), N X L 104 (preparado por referencia al documento U S 7.112.592 , pureza del 99 ,5 % , Meiji S e ik a Pharm a Co., Ltd.) o M K -7655 (preparado por referencia al documento W O 2009/091856 , pureza del 99 ,4 % , Meiji Se ika Pharm a Co., Ltd.) y A m pC, T E M -1, K P C -2 u O X A -2 (las concentraciones finales son 0,5 nM, 0,1 nM, 0,5 nM o 2 nM, respectivam ente), seguido por incubación previa a 30 °C durante 10 minutos. S e añadió nitrocefina a cada pocillo para m ezclarse en el mismo, seguido por incubación a 30 °C durante 20 minutos, y se usó Multiscan A scent (Therm o Fish er Scientific) para medir la longitud de onda a 492 nm, m idiéndose a s í la actividad hidrolítica de nitrocefina de p -lactam asa para determ inar la actividad inhibidora enzim ática. Com o control, se preparó una disolución de reacción que excluía p-lactam asa, y se determinó que la concentración de un compuesto de prueba que muestra una inhibición del 50 % era un valor de CI50. Com o concentración de actividad inhibidora, m enos de 0,1 |iM, m enos de 1 |iM, m enos de 3 |iM, m enos de 10 |iM y 10 |iM o m ás se mostraron con A, B, C , D y E, respectivam ente. Los resultados se m uestran en la tabla 5.
C la s e A p -Lactam asa: K P C -2 , T E M -1
C la s e C p -Lactam asa: A m p C
C la s e D p -Lactam asa: O X A -2 (B LEA )
[Tabla 5]


NT: no sometido a prueba; A: <0,1 |iM, B: <1 |iM, C: <3 |iM, D: <10 |iM, E: >10 |iM
Ejemplo 119
Efecto sinérgico
Se evaluó el efecto sinérgico del compuesto de prueba con un agente betalactámico contra bacterias usando una cepa de expresión constitutiva de AmpC, P. aeruginosa ATCCBAA-47CR seleccionada de ATCCBAA-47 a través de la exposición del agente, cepa productora de KPC-2, K. pneumoniae ATCCBAA-1705, y CTX-M-15 (BLEA) y cepa productora de OXA-1, E. coli MSC19503. Usando piperacilina (PIPC, Sigma-Aldrich) como agente betalactámico, se midió la concentración inhibitoria mínima (CIM) de PIPC mediante un procedimiento de dilución en placa de agar basado en el Clinical & Laboratory Standards Institute (procedimiento de CLSI). Es decir, se elaboró una placa de agar que contenía PIPC a cada concentración ajustada en una razón común de 2 de series de dilución en agar de Mueller-Hinton (MHA, Becton, Dickinson and Company) y el compuesto de prueba que tenía 1/4 ó 1/8 de la
respectiva concentración de P IP C , y se ajustaron bacterias cultivadas durante la noche en caldo de M uller-Hinton ajustado con cationes (CA M H B , Becton, Dickinson and Com pany) en el mism o medio para tener 104 U FC/punto y se inocularon sobre una placa que contenía un agente. S e cultivó esta placa que contenía un agente durante la noche a 35 °C , y se determinó que la concentración m ínim a de agente en la que no se observó crecimiento de bacterias era la CIM . La s actividades antibacterianas de P IP C solo con respecto a P. a e ru g in o sa que expresa de m anera constitutiva A m p C, K. p n e u m o n ia e que produce K P C -2 y C T X -M -15 (B L E A ) y E. c o li que produce O X A -1 se mostraron en 64 |ig/m l, > 128 |ig/m l, > 128 |ig/m l respectivam ente, y aquellas en las que las actividades antibacterianas de P IP C se recuperaron en m enos de 1 /16 , m enos de 1/4 y m enos de 1 /1 y no se recuperaron, mediante el efecto sinérgico de los com puestos de prueba se mostraron con A, B, C y D, respectivam ente. Los resultados se m uestran en la tabla 6.
C la s e A p -Lactam asa: K P C -2 , C T X -M -15 (B LEA )
C la s e C p -Lactam asa: A m p C
C la s e D p -Lactam asa: O X A -1
[Tabla 6]


NT: no sometido a prueba; A: < 1 /16 , B: < 1/4 , C : < 1, D: >1
Ejem plo 120
S e evaluó el efecto sinérgico de los com puestos de prueba sintetizados en los ejem plos 59, 61 y 69 con un agente betalactám ico contra bacterias usando una cepa productora de K P C -2 , K. p n e u m o n ia e A T C C B A A -1705 , C T X -M -15 (B L E A ) y cepa productora de O X A -1, E. co li M S C 19503, y cepa que expresa de m anera constitutiva A m pC, P. a e ru g in o sa A T C C B A A -47 C R . Usando am picilina (A B P C , Sigm a-Aldrich), am oxicilina (A M PC, Sigm a-Aldrich), piperacilina (P IP C ), ceftazidim a (C A Z , S igm a-A ldrich), cefepim a (C F P M , Convención de la Farm aco pea de Estado s Unidos), cefotaxima (C T X , Sigm a-Aldrich), ceftriaxona (C T R X , Sigm a-Aldrich), im ipenem (IPM, Convención de la Farm aco p ea de Estad o s Unidos), biapenem (BIPM , Meiji S e ik a Pharm a Co., Ltd.), meropenem (M EPM , Convención de la Farm acopea de Estados Unidos), doripenem (D RPM , Sequoia R esearch Products), cefminox (CM N X, Meiji S e ik a Pharm a), flomoxef (FM O X, S H IO N O G I & C O ., Ltd.), aztreonam (A ZT, Convención de la Farm acopea de Estado s Unidos) como agentes betalactám icos, se midió la CIM de cada agente betalactám ico mediante el método de microdilución de caldo basado en el procedimiento de C L S I. E s decir, se elaboró un medio líquido que contenía 4 |ig/m l (concentración final) de com puesto de prueba, T A Z , N X L 104 o M K-7655, y agente betalactám ico y com puesto de prueba en cada concentración a justada en una razón común de 2 de series de dilución en C A M H B , y se ajustaron bacterias cultivadas durante la noche en C A M H B en el m ism o medio para tener 105 U FC/m l y se inocularon en un medio líquido que contenía un agente. S e cultivó este medio líquido que contenía un agente durante la noche a 35 °C , y se determinó que la concentración m ínim a de agente en la que no se observó crecim iento de bacterias era la CIM . Los resultados son tal como se m uestran en las tablas 7-9.
[Tabla 7]


[Tabla 8]

[Tabla 9]


Ejemplo 121
Se evaluó el efecto sinérgico de los compuestos de prueba sintetizados en los ejemplos 59, 61 y 69 con un agente betalactámico contra bacterias usando 5 cepas de cada una de cepa productora de KPC-2 ó 3, K. pneumoniae, cepa que expresa de manera constitutiva AmpC, P. aeruginosa, cepa que expresa de manera constitutiva AmpC, Enterobacteriaceae, cepa productora de metalo-p-lactamasa de tipo IMP, Enterobacteriaceae, cepa productora de CTX-M-15 (BLEA), E. coli. Usando PIPC como agente betalactámico, se midió la CIM del agente betalactámico mediante un procedimiento de dilución en placa de agar basado en el procedimiento de CLSI. Es decir, se elaboró una placa de agar que contenía 4 |ig/ml (concentración final) de compuesto de prueba, TAZ, NXL104 o MK-7655, y agente betalactámico y compuesto de prueba en cada concentración ajustada en una razón común de 2 de series de dilución en MHA, y se ajustaron las bacterias cultivadas durante la noche en CAMHB en el mismo medio para tener 104 UFC/punto y se inocularon en una placa que contenía un agente. Se cultivó esta placa que contenía un agente durante la noche a 35°C, y se determinó que la concentración mínima de agente en la que no se observó crecimiento de bacterias era la ClM. Los resultados son tal como se muestran en las tablas 1 a 5.
Ejemplo 122
Medición de la actividad del bacilo antituberculoso
Se evaluó el efecto combinatorio del compuesto del ejemplo 59 con un agente betalactámico contra un bacilo tuberculoso usando aislados clínicos de tuberculosis resistente a múltiples fármacos (MDR-TB), tuberculosis ampliamente resistente a fármacos (TB-XDR) y tuberculosis sensible (H37Rv). Usando meropenem (MEPM), biapenem (BIPM), tebipenem (TBPM, Meiji Seika Pharma), ampicilina (ABPC), amoxicilina (AMPC) como agentes betalactámicos, se midió la CIM de cada agente betalactámico mediante un método de dilución líquida del medio basado en un procedimiento del procedimiento BrothMIC MTB-I (Kyokuto Pharmaceutical Industrial Co., Ltd.). Es decir, se elaboró un medio líquido que contenía 4 |ig/ml (concentración final) del compuesto del ejemplo 59 y el agente betalactámico en cada concentración ajustada en una razón común de 2 de series de dilución en un medio líquido Middlebrook 7H9 (Becton, Dichkinson and Company) que contenía albúmina sérica bovina al 5%, dextrosa al 2%, catalasa de hígado bovino al 0,005% y Tween-80 al 0,05%, y se inoculó la suspensión bacteriana ajustada a DO660 = 0,16-0,2 mediante dilución de 200 veces. Esto se cultivó durante 7 días a 37°C en condiciones humidificadas, y se determinó que la concentración mínima de agente en la que no se observó crecimiento de bacterias era la CIM.
Como resultado, las actividades antibacterianas (|ig/ml) del agente betalactámico solo con respecto a MDR-TB, XDR-TB, y H37Rv se mostraron en 16, 4 y 1 para MEp M, 16, 2 y 1 para BIPM, 4, 1 y 0,5 para t Bp M, 128, 32 y 16 para ABPC, y 128, 64 y 16 para AMPC, y se mostraron las actividades antibacterianas en uso combinatorio con el compuesto del ejemplo 59 en 8, 1 y 0,5 para MEPM, 4, 1 y 1 para BIPM, 2, 0,5 y 0,25 para TBPM, 32, 16 y 2 para ABPC, y 64, 16 y 2 para AMPC.
Claims (1)
- REIVINDICACIONESCompuesto, que es un derivado de diazabiciclooctano de fórmula (I) o una sal farmacéuticamente aceptable o un solvato del mismo:
 en la queA es -N(Ra)(Rb) o -ORc, en la que Ra y Rb son cada uno independientemente alquilo C1-6 o acilo; y Rc es alquilo Ci-6 o heterociclilo;A puede sustituirse con hasta 4 sustituyentes Fni seleccionados de alquilo Ci-6, =O y -(CH2)n-Rg, en la quen es 0-3 yRg es heterociclilo; fenilo; heteroarilo, acilo, RdO2S-; Re(Rf)N-, Re(Rf)NCO-, -ORe, -OCORe o un grupo protector seleccionado de trialquilsililo y grupos protectores de tipo carbamato, en la que Rd es alquilo Ci-6 o -OM, yRe, Rf son cada uno independientemente H o alquilo Ci-6,y Fni puede sustituirse adicionalmente;B es -NH o -N(alquil Ci-6) ;C es H, bencilo o -SO3M, en la que M representa H, un catión inorgánico o un catión orgánico;y además, Ra y Rb, Rc y B, y Re y Rf pueden unirse juntos para formar un heterociclilo que tiene al menos un átomo de nitrógeno.Compuesto según la reivindicación i, en el que en la fórmula (I)A es -ORc y C es bencilo (fórmula (IIa)), oA es -ORc y C es H (fórmula (IIb)), oA es -ORc y C es -SO3M (fórmula III).Compuesto según la reivindicación i ó 2, que es un compuesto de cualquiera de las siguientes fórmulas o una sal farmacéuticamente aceptable o un solvato del mismo:
 i i 5
 P 2 es t-butoxicarbonilo (Boc), benciloxicarbonilo (Cbz) o H; yP 3 es bencilo (Bn), H o S O 3 M (en la que M es H, Na, piridinio o tetrabutilamonio).Com puesto según la reivindicación 1 ó 2, que es:(2S ,5R )-N -(2-am in o eto xi)-7-o xo -6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a,(2S,5R )-N -[2-(m etilam ino )etoxi]-7-oxo-6-(su lfo oxi)-1,6 -d iazabiciclo[3.2.1]o ctano-2-carboxam ida,(2S ,5R )-7-o xo -N -[2-(p ro p an-2-ilam ino )eto xi]-6 -(su lfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida, (2S,5R )-N -[2-(d im etilam ino)eto xi]-7-oxo-6-(sulfo oxi)-1,6 -d iazabiciclo[3.2.1]o ctano-2-carboxam ida, (2S,5R )-N -{[(2S)-2-am ino p ro p il]o xi}-7 -o xo -6 -(sulfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam id a, (2S ,5R )-N -{[(2R )-2-am ino pro pil]o xi}-7 -o xo -6-(sulfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam ida, (2S ,5R )-N -(3-am ino p ro p o xi)-7-o xo -6 -(su lfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctan o -2-carb o xam id a,(2S ,5R )-N -[(2S)-azetid in -2-il-m eto xi]-7 -o xo -6 -(su lfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a, (2S,5R )-7-o xo -N -[(2R )-p irro lid in -2-il-m eto xi]-6 -(su lfo o xi)-1,6 -d iazabic ic lo [3.2.1]o ctano -2-carb o xam id a, (2S ,5R )-7-o xo -N -[(2S)-p ip erid in -2-il-m eto xi]-6 -(su lfo o xi)-1,6 -d iazab ic ic lo [3.2.1]o ctano -2-carb o xam id a, (2S ,5R )-7-o xo -N -[(3S)-p irro lid in-3-ilo xi]-6 -(su lfo o xi)-1,6 -d iazab iciclo [3.2.1]o ctano -2-carb o xam id a,(2S ,5R )-N -(azetid in -3 -il-m eto xi)-7-o xo -6 -(sulfo o xi)-1,6 -d iazab icic lo [3.2.1]o ctan o -2-carb o xam id a, o una sal o un solvato farm acéuticam ente aceptable del mismo.Com posición farm acéutica que com prende el com puesto según cualquiera de las reivindicaciones 1 -4 y opcionalm ente un portador farm acéuticam ente aceptable.Com posición farm acéutica según la reivindicación 5, que com prende adem ás un antibiótico betalactámico, y preferiblemente un antibiótico betalactám ico se seleccio na de am picilina, am oxicilina, piperacilina, ticarcilina, flomoxef, cefotaxima, ceftriaxona, ceftazidima, cefepim a, ceftarolina, ceftolozano, imipenem, meropenem, biapenem, doripenem, ertapenem y aztreonam.Com puesto según cualquiera de las reivindicaciones 1 -4 o com posición farm acéutica según la reivindicación 5 ó 6, para su uso en un método para tratar una infección bacteriana.Procedim iento para preparar un compuesto de fórmula (III):
 que com prende las etapas de(iv) retirar el grupo bencilo Bn de un com puesto de fórmula (IIa):
 usando un catalizador de hidrogenólisis bajo una atmósfera de hidrógeno para preparar un compuesto de fórmula (IIb):
 (v) sulfatar el grupo hidroxilo en la posición 6 en presencia de una base, y(vi) si es necesario, desproteger un grupo protector presente en la cadena lateral -S -O -R c ,y opcionalm ente las etapas (i)-(iii) que preceden a las etapas anteriores (iv)-(vi):(i) acoplar un compuesto de fórmula (IV -a) con un compuesto de fórmula RcO BH, usando un éster activo, una am ida activa o un agente de deshidratación-condensación para preparar un com puesto de fórmula (IV -b):
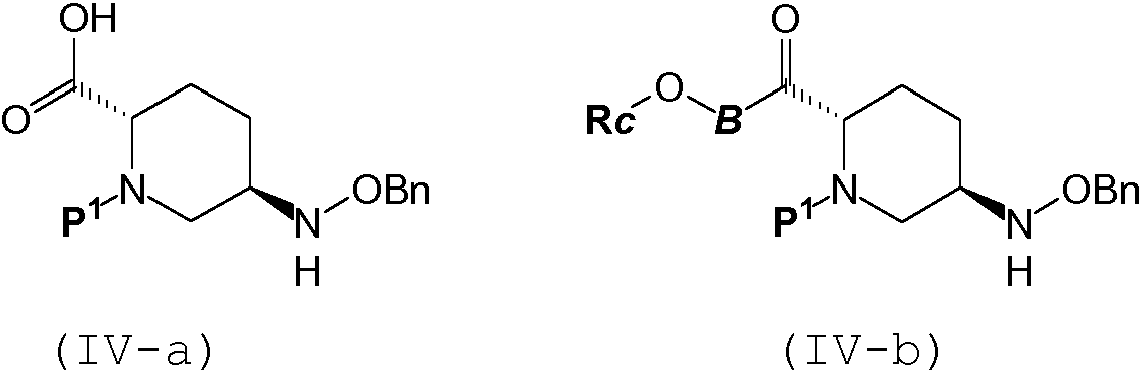 (ii) desproteger P 1 para preparar un com puesto de fórmula (IV-c):
 (iii) sililar el com puesto en el sistem a de reacción, y luego someterlo a reacción de formación de urea intram olecular para preparar un com puesto de fórmula la fórmula anterior (IIa),en las que en las fórm ulas anteriores Rc, B y M son tal como se definen según la reivindicación 1, O Bn es benciloxilo y P 1 es un grupo protector que puede retirarse m ediante un ácido, una base o un agente nucleófilo.Procedim iento según la reivindicación 8, en el que el compuesto que va a prepararse es un compuesto de fórmula (III-059):
 y que com prende las etapas (iv)-(vi) de(iv) retirar el grupo bencilo Bn de un com puesto de fórmula (IIa-059) en la que P 2 es Boc o Cbz, y O Bn es benciloxilo:
 usando paladio-carbono bajo una atmósfera de hidrógeno y, si P 2 es Cbz, realizar sim ultáneam ente la tbutoxicarbonilación del mismo en presencia de di-t-butoxidicarbonato, para preparar un com puesto de fórmula (IIb-Boc-059):
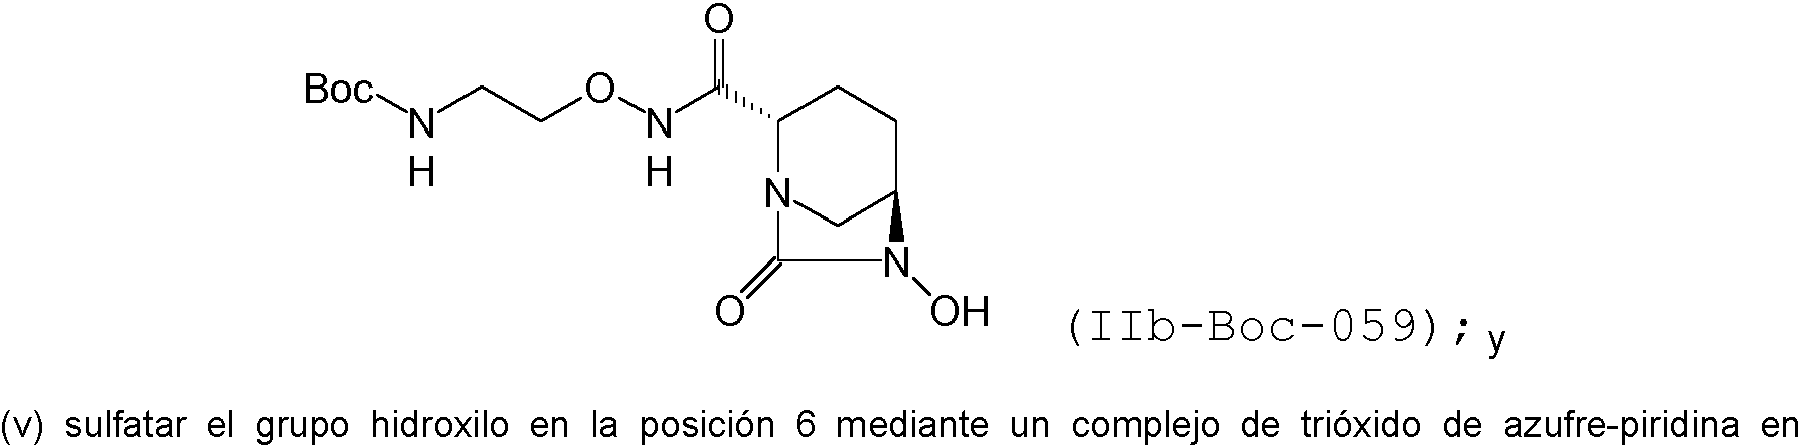 presencia de piridina, 2-p ico lina o 2,6-lutidina, para preparar un com puesto de fórmula (III-Boc-059), en la que M es H, Na, piridinio o tetrabutilamonio
 metanosulfónico, ácido trifluoroacético y ácido tetrafluorobórico.Procedim iento según la reivindicación 9, en el que P 2 es Boc en el com puesto de fórmula (IIa-059) usado en la etapa (iv).Procedim iento según la reivindicación 8, en el que el compuesto que va a prepararse es un compuesto de fórmula (III-059):
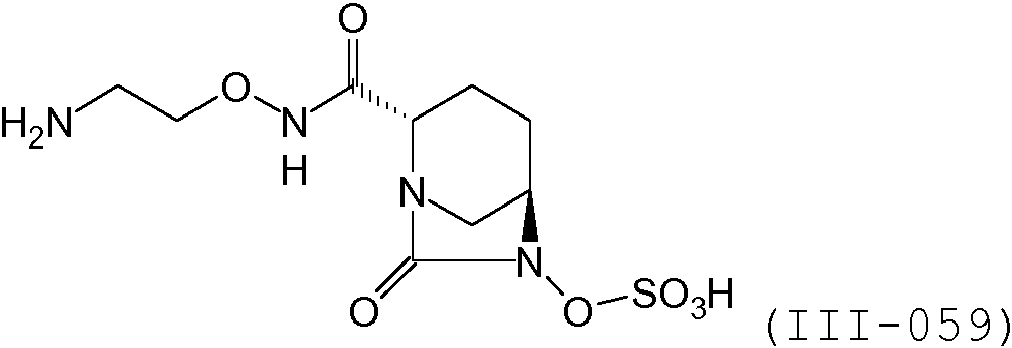 y que com prende las etapas (i)-(vi) de(i) acoplarun com puesto de fórmula (IV -a) en la que P 1 es trifluoroacetilo (T FA ) o 2-trim etilsililetoxicarbonilo (Teoc) con 2-(am inooxi)etilcarbam ato de t-butilo, oun com puesto de fórmula (IV -a) en la que P 1 es t-butoxicarbonilo (Boc) con 2-(am inooxi)etilcarbam ato de bencilopara preparar un com puesto de fórmula (IV-b2-059), (IV -b 3-059 ) o (IV-b4-059):
 retirando T F A de la fórmula (IV -b 2-059 ) mediante tratamiento con una base,retirando Boc de la fórmula (IV -b 3-059 ) mediante tratamiento con un ácido, oretirando Te o c de la fórmula (IV-b4-059) m ediante un fluoruro,para preparar un com puesto de fórmula (IV-c-059), en la que P 2 es Boc o Cbz,
 (iii) sililar el com puesto resultante de fórmula (IV -c-059) en el sistem a de reacción, y luego someterlo a reacción de formación de urea intram olecular para preparar un compuesto de fórmula (IIa-059) en la que P 2 es Boc o Cbz:
 (iv) luego, retirar el grupo bencilo Bn usando un catalizador de hidrogenólisis bajo una atmósfera de hidrógeno y, si P 2 es Cbz, realizar sim ultáneam ente la t-butoxicarbonilación del mismo en presencia de di-tbutoxidicarbonato, para preparar un com puesto de fórmula (IIb-Boc-059):
 (v) sulfatar el grupo hidroxilo en la posición 6, y(vi) desproteger el Boc mediante un tratamiento con ácido.Procedim iento para preparar un compuesto de fórmula (IIa):
 que com prende la etapa de(iii) sililar un com puesto de fórmula (IV-c)
 en el sistem a de reacción, y luego someterlo a reacción de formación de urea intramolecular,y opcionalm ente las etapas (i) y (ii) que preceden la etapa anterior (iii):(i) acoplar un compuesto de fórmula (IV -a) con un compuesto de fórmula RcO BH, usando un éster activo, una am ida activa o un agente de deshidratación-condensación para preparar un com puesto de fórmula (IV -b):
 en la que en las fórmulas anteriores Rc y B son tal como se definen según la reivindicación 1, O Bn es benciloxilo y P 1 es un grupo protector que puede retirarse mediante un ácido, una base o un agente nucleófilo.Procedim iento según la reivindicación 12 , en el que el compuesto que va prepararse es un compuesto de fórmula (IIa-059) en la que P 2 es Boc o Cbz, y O Bn es benciloxilo:
 y en el que la etapa
 (iii) sililar un com puesto de fórmula (IV -c-059)
 usando clorotrialquilsilano en el sistem a de reacción, y luego someterlo a reacción de formación de urea intram olecular usando fosgeno o difosgeno.Procedim iento según la reivindicación 13 , en el que el compuesto que va a prepararse es un com puesto de fórmula (IIa-B oc-059) en la que O Bn es benciloxilo:
 y en el que la etapa (iii) comprende(iii) sililar un com puesto de fórmula (IV -c-B o c-059 ))
 usando clorotrialquilsilano y trietilamina en el sistem a de reacción, y luego someterlo a reacción de formación de urea intram olecular usando fosgeno o difosgeno con una cantidad catalítica de 4 -dimetilaminopiridina.Procedim iento según la reivindicación 12 , en el que el compuesto que va a prepararse es un com puesto de fórmula (IIa-059) en la que P 2 es Boc o Cbz, y O Bn es benciloxilo:
 (i) som eter a acoplam ientoun com puesto de fórmula (IV -a) en la que P 1 es trifluoroacetilo (T FA ) o 2-trim etilsililetoxicarbonilo (Teoc) usando 2-(am inooxi)etilcarbam ato de t-butilo, clorhidrato de 1-etil-3-(3-dim etilam inopropil)carbodiim ida y 1 -hidroxibenzotriazol en com binación, oun com puesto de fórmula (IV -a) en la que P 1 es t-butoxicarbonilo (Boc) usando 2-(am inooxi)etilcarbam ato de bencilo, clorhidrato de 1-etil-3-(3-dim etilam inopropil)carbodiim ida y 1-hidroxibenzotriazol en com binación, para preparar un com puesto de fórmula (IV-b2-059), (IV -b 3-059 ) o (IV-b4-059):
 retirando T F A de la fórmula (IV -b 2-059 ) mediante tratamiento con una base seleccio nada de LiO H , N aO H y KO H,retirando Boc de la fórmula (IV -b 3-059 ) m ediante tratamiento con un ácido seleccionado de ácido clorhídrico, ácido sulfúrico, ácido metanosulfónico y ácido trifluoroacético, oretirando Te o c de la fórmula (IV-b4-059) usando fluoruro de tetrabutilamonio,para preparar un com puesto de fórmula (IV-c-059), en la que P 2 es Boc o Cbz,
 (iii) sililar el compuesto resultante de fórmula (IV -c-059) usando clorotrialquilsilano en el sistem a de reacción, y luego someterlo a reacción de formación de urea intram olecular usando fosgeno o difosgeno. Procedim iento para preparar (2S,5R )-5-(benciloxiam ino )piperid in-2-carboxilato de metilo y clorhidrato del mismo, que com prende som eter a esterificación m etílica ácido (2S ,5S)-5-h id ro xip ip erid in -2-carbo xílico o clorhidrato del mismo, som eter a trifluoroacetilación, benciloxiam inación el grupo hidroxilo en la posición 5, y retirar el trifluoroacetilo.Com puestos de las siguientes fórmulas:
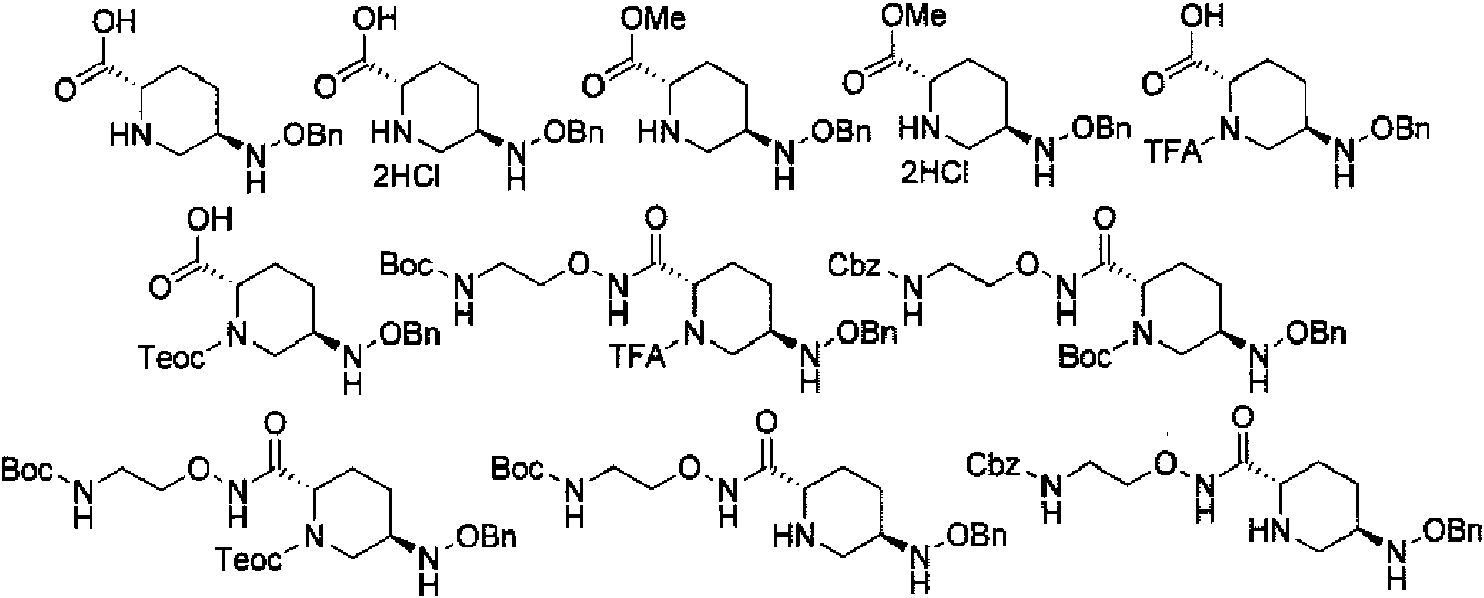 en las que T F A es trifluoroacetilo, OM e es metoxilo, B oc es terc-butoxicarbonilo, O Bn es benciloxilo y Teoc es 2-trim etilsililetoxicarbonilo.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2012122603 | 2012-05-30 | ||
| PCT/JP2013/064971 WO2013180197A1 (ja) | 2012-05-30 | 2013-05-30 | 新規β-ラクタマーゼ阻害剤とその製造法 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2758507T3 true ES2758507T3 (es) | 2020-05-05 |
Family
ID=49673384
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES13796357T Active ES2758507T3 (es) | 2012-05-30 | 2013-05-30 | Nuevo inhibidor de B-lactamasa y método para producir el mismo |
Country Status (28)
| Country | Link |
|---|---|
| US (7) | US9181250B2 (es) |
| EP (1) | EP2857401B8 (es) |
| JP (1) | JP6265892B2 (es) |
| KR (1) | KR102108590B1 (es) |
| CN (3) | CN104334559B (es) |
| AR (3) | AR091222A1 (es) |
| AU (1) | AU2013268415B2 (es) |
| BR (1) | BR112014029368B1 (es) |
| CA (1) | CA2874279C (es) |
| CL (1) | CL2014003035A1 (es) |
| CO (1) | CO7151513A2 (es) |
| DK (1) | DK2857401T5 (es) |
| ES (1) | ES2758507T3 (es) |
| HU (1) | HUE046893T2 (es) |
| IL (1) | IL235944B (es) |
| MX (1) | MX366948B (es) |
| MY (1) | MY174523A (es) |
| NZ (1) | NZ701959A (es) |
| PH (1) | PH12014502683B1 (es) |
| PL (1) | PL2857401T3 (es) |
| PT (1) | PT2857401T (es) |
| RU (1) | RU2693898C2 (es) |
| SG (1) | SG10201605368UA (es) |
| SI (1) | SI2857401T1 (es) |
| TW (1) | TWI565707B (es) |
| UA (1) | UA117734C2 (es) |
| WO (1) | WO2013180197A1 (es) |
| ZA (1) | ZA201408455B (es) |
Families Citing this family (59)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US8772490B2 (en) | 2010-12-22 | 2014-07-08 | Meiji Seika Pharma Co., Ltd. | Optically active diazabicyclooctane derivatives and process for preparing the same |
| US9505761B2 (en) | 2011-12-02 | 2016-11-29 | Fedora Pharmaceuticals Inc. | Bicyclic compounds and their use as antibacterial agents and beta-lactamase inhibitors |
| US8796257B2 (en) | 2011-12-02 | 2014-08-05 | Naeja Pharmaceutical Inc. | Bicyclic compounds and their use as antibacterial agents and β-lactamase inhibitors |
| TW201343645A (zh) | 2012-03-30 | 2013-11-01 | Cubist Pharm Inc | 1,3,4-□二唑及1,3,4-噻二唑β-內醯胺酶抑制劑 |
| AR090539A1 (es) | 2012-04-02 | 2014-11-19 | Astrazeneca Ab | COMPUESTOS INHIBIDORES DE b LACTAMASA |
| HUE046893T2 (hu) | 2012-05-30 | 2020-04-28 | Meiji Seika Pharma Co Ltd | Új ß-laktamáz inhibitor és eljárás elõállítására |
| ES2672100T3 (es) * | 2012-08-25 | 2018-06-12 | Wockhardt Limited | Derivados de 1,6-diazabiciclo[3,2,1]octano-7-ona y su uso en el tratamiento de infecciones bacterianas |
| UA111925C2 (uk) * | 2012-12-11 | 2016-06-24 | Федора Фармасьютікалз Інк. | БІЦИКЛІЧНІ СПОЛУКИ ТА ЇХ ВИКОРИСТАННЯ ЯК АНТИБАКТЕРІАЛЬНИХ АГЕНТІВ ТА ІНГІБІТОРІВ β-ЛАКТАМАЗИ |
| US9120795B2 (en) | 2013-03-14 | 2015-09-01 | Cubist Pharmaceuticals, Inc. | Crystalline form of a β-lactamase inhibitor |
| DK3050883T3 (da) * | 2013-09-24 | 2020-05-25 | Meiji Seika Pharma Co Ltd | Fremgangsmåde til fremstilling af diazabicyclooctanderivater og mellemprodukter |
| US9120796B2 (en) | 2013-10-02 | 2015-09-01 | Cubist Pharmaceuticals, Inc. | B-lactamase inhibitor picoline salt |
| CN105612159A (zh) * | 2013-10-08 | 2016-05-25 | 明治制果药业株式会社 | 二氮杂二环辛烷衍生物的结晶及其制备方法 |
| WO2015059643A1 (en) * | 2013-10-22 | 2015-04-30 | Wockhardt Limited | Pharmaceutical compositions comprising antibacterial agents |
| CN105792827B (zh) * | 2013-11-26 | 2020-09-08 | 沃克哈特有限公司 | 抗菌组合物 |
| RU2705375C2 (ru) | 2014-01-21 | 2019-11-07 | Вокхардт Лимитед | Фармацевтические композиции, содержащие антибактериальные агенты |
| CN106211771A (zh) * | 2014-01-21 | 2016-12-07 | 沃克哈特有限公司 | 含氮化合物及其作为抗菌剂的用途 |
| IN2014MU01192A (es) | 2014-03-29 | 2015-10-02 | Wockhardt Ltd | |
| EP3131583A1 (en) * | 2014-04-18 | 2017-02-22 | The Wockhardt Limited | Pharmaceutical compositions comprising antibacterial agents |
| TWI690317B (zh) | 2014-11-17 | 2020-04-11 | 英商安特西醫療有限公司 | 用於治療抗藥性細菌感染之組合療法 |
| WO2016089718A1 (en) * | 2014-12-02 | 2016-06-09 | Merck Sharp & Dohme Corp. | Process for the preparation of tert-butyl 4-((2s,5r)-6-(benzyloxy)-7-oxo-1,6-diazabicyclo[3.2.1]octane-2-carboxamido)piperidine-1-carboxylate and analogs thereof |
| SG11201704576SA (en) * | 2014-12-05 | 2017-07-28 | Meiji Seika Pharma Co Ltd | Method for producing crystals of diazabicyclooctane derivative and stable lyophilized preparation |
| US20180243286A1 (en) * | 2015-01-24 | 2018-08-30 | Wockhardt Limited | Antibacterial compositions of a beta-lactamase inhibitor with a cephalosporin |
| WO2016120752A1 (en) * | 2015-01-28 | 2016-08-04 | Wockhardt Limited | A process for preparation of (2s, 5r)-n-(2-amino ethoxy)-6-(sulfooxy)-7-oxo-1,6- diazabicyclo [3.2.1] octane-2-carboxamide |
| HK1244791A1 (zh) | 2015-03-31 | 2018-08-17 | 拜欧蒂姆公司 | 杂环化合物及它们在预防或治疗细菌感染中的应用 |
| WO2017002083A1 (en) * | 2015-07-02 | 2017-01-05 | Wockhardt Limited | Nitrogen containing bicyclic compounds and their use in treatment of bacterial infections |
| CA2984024A1 (en) | 2015-09-16 | 2017-03-23 | Xuanzhu Pharma Co., Ltd. | .beta.-lactamase inhibitors and uses thereof |
| CN108137567A (zh) | 2015-10-02 | 2018-06-08 | 乐高化学生物科学股份有限公司 | 用于抑制β-内酰胺酶的组合物和方法 |
| WO2017081615A1 (en) * | 2015-11-09 | 2017-05-18 | Wockhardt Limited | 7-oxo -6-(sulfooxy)- 1,6-diazabicyclo [3.2.1] octane containing compounds and their use in treatment of bacterial infections |
| CN108602822A (zh) * | 2015-12-11 | 2018-09-28 | 沃克哈特有限公司 | 含有7-氧代-6-(硫氧基)-1,6-二氮杂双环[3.2.1]辛烷-2-甲酰胺的化合物及其在治疗细菌感染中的用途 |
| WO2017136254A1 (en) | 2016-02-04 | 2017-08-10 | Merck Sharp & Dohme Corp. | Methods of preparing hydroxylamine derivatives useful in the preparation of anti-infective agents |
| MY193239A (en) | 2016-06-03 | 2022-09-27 | Qilu Pharmaceutical Co Ltd | Novel b-lactamase inhibitors |
| WO2017216764A1 (en) * | 2016-06-17 | 2017-12-21 | Wockhardt Limited | N-(alkanoyl)-7-oxo-6-sulfooxy-1,6-diazabicyclo[3.2.1]octane-2-carbonylhydrazide derivatives and their use as antibacterial agents |
| WO2017216763A1 (en) * | 2016-06-17 | 2017-12-21 | Wockhardt Limited | N-phenylalkoxy-7-oxo-6-sulfooxy-1,6-diazabicyclo[3.2.1]octane-2-carboxamide derivatives and their use as antibacterial agents |
| CN106397302B (zh) * | 2016-07-04 | 2019-02-26 | 中国药科大学 | 一种o-取代羟胺荧光衍生化试剂的制备与纯化方法 |
| SG11201901658PA (en) | 2016-09-16 | 2019-04-29 | Entasis Therapeutics Ltd | Beta-lactamase inhibitor compounds |
| EP3515915B1 (en) | 2016-09-19 | 2021-08-04 | Merck Sharp & Dohme Corp. | Process for preparing beta-lactamase inhibitor hydroxylurea intermediates |
| US10208041B2 (en) * | 2016-10-07 | 2019-02-19 | Hoffman-La Roche Inc. | Diazabicyclooctane compounds |
| CN106699756B (zh) * | 2016-12-30 | 2019-10-29 | 淄博鑫泉医药技术服务有限公司 | β内酰胺酶抑制剂阿维巴坦的合成方法 |
| PT3630111T (pt) | 2017-05-08 | 2022-03-01 | Entasis Therapeutics Inc | Compostos e métodos de tratamento de infeções bacterianas |
| US10085999B1 (en) * | 2017-05-10 | 2018-10-02 | Arixa Pharmaceuticals, Inc. | Beta-lactamase inhibitors and uses thereof |
| TW201920174A (zh) | 2017-09-27 | 2019-06-01 | 瑞士商羅氏大藥廠股份有限公司 | 二氮雜雙環辛烷衍生物之醫藥形式及其製法 |
| EP3687504B1 (en) * | 2017-09-27 | 2024-11-27 | Meiji Seika Pharma Co., Ltd. | Pharmaceutical forms of diazabicyclooctane derivatives and process for producing the same |
| KR20200091395A (ko) | 2017-09-27 | 2020-07-30 | 페도라 파마슈티칼스 인코포레이티드 | 디아자비시클로옥탄 유도체의 결정형 및 그의 제조 방법 |
| CN107907604B (zh) * | 2017-11-07 | 2021-01-22 | 中山奕安泰医药科技有限公司 | (2s,5r)-苯氧胺基哌啶-2-甲酸乙酯草酸盐的检测方法 |
| CN107941969B (zh) * | 2017-11-07 | 2021-03-02 | 中山奕安泰医药科技有限公司 | (2s,5r)-苯氧胺基哌啶-2-甲酰胺的检测方法 |
| CN107941944B (zh) * | 2017-11-23 | 2020-09-15 | 中山奕安泰医药科技有限公司 | 一种(2s,5r)-苄氧胺基哌啶-2-甲酸乙酯草酸盐的检测方法 |
| US11180501B2 (en) | 2017-12-01 | 2021-11-23 | Qilu Pharmaceutical Co., Ltd. | Crystal form of β-lactamase inhibitor and preparation method therefor |
| CN109956941B (zh) * | 2017-12-25 | 2020-08-04 | 新发药业有限公司 | 一种阿维巴坦的简便制备方法 |
| CN109970625B (zh) * | 2017-12-28 | 2021-02-26 | 新发药业有限公司 | 一种5r-苄氧氨基哌啶-2s-甲酸或其衍生物的制备方法 |
| CN108362789B (zh) * | 2018-01-19 | 2020-09-01 | 珠海优润医药科技有限公司 | 一种阿维巴坦钠光学异构体的高效液相色谱检测方法 |
| CN121154634A (zh) * | 2018-03-14 | 2025-12-19 | 正大天晴药业集团股份有限公司 | 含阿维巴坦的抗菌组合物及其用途 |
| WO2019221122A1 (ja) | 2018-05-14 | 2019-11-21 | 国立大学法人名古屋大学 | β-ラクタマーゼ阻害剤 |
| US11905286B2 (en) | 2018-08-09 | 2024-02-20 | Antabio Sas | Diazabicyclooctanones as inhibitors of serine beta-lactamases |
| EP4272831A3 (en) * | 2018-08-09 | 2024-02-21 | Antabio SAS | Diazabicyclooctanones as inhibitors of serine beta-lactamases |
| CN119707784A (zh) * | 2018-09-21 | 2025-03-28 | 株式会社Api | 氨基酸衍生物的制备方法 |
| CN111198266A (zh) * | 2020-01-09 | 2020-05-26 | 深圳市博奥通科生物制品有限公司 | 舒巴坦快速检测试剂盒 |
| WO2023060369A1 (en) * | 2021-10-11 | 2023-04-20 | Ningxia Academy Of Agriculture And Forestry Sciences | Novel carbimidate substituted bicyclic compounds and their use as beta-lactamase inhibitors |
| CN116023323B (zh) * | 2022-12-31 | 2025-06-17 | 浙江工业大学 | 一种阿维巴坦中间体的制备方法 |
| CN116375706B (zh) * | 2023-02-22 | 2025-02-14 | 时森海(杭州)医药科技有限公司 | 阿维巴坦钠关键中间体及其制备方法 |
Family Cites Families (43)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB1589317A (en) | 1977-11-24 | 1981-05-13 | Lilly Co Eli | Freeze drying cephalothin sodium |
| JPS6019759B2 (ja) | 1977-11-24 | 1985-05-17 | イ−ライ・リリ−・アンド・カンパニ− | 非経口投予用11115152139199東京都中央区京橋2丁目3番13号 |
| JPS60255723A (ja) | 1984-05-31 | 1985-12-17 | Ono Pharmaceut Co Ltd | メシル酸ガベキサートの結晶性凍結乾燥製剤及びその製造方法 |
| JPH07117533B2 (ja) | 1985-08-28 | 1995-12-18 | 株式会社生体科学研究所 | トランスフエリンおよびその用途 |
| US20030220521A1 (en) | 1989-07-27 | 2003-11-27 | G.D. Searle & Co. | Renal-selective prodrugs for control of renal sympathetic nerve activity in the treatment of hypertension |
| TW264475B (es) | 1991-09-20 | 1995-12-01 | Takeda Pharm Industry Co Ltd | |
| ATE177099T1 (de) * | 1993-12-29 | 1999-03-15 | Pfizer | Diazabicyclische neurokinin antagonisten |
| JP2843444B2 (ja) | 1994-05-02 | 1999-01-06 | 塩野義製薬株式会社 | ピロリジルチオカルバペネム誘導体の結晶,該結晶を含む凍結乾燥製剤,およびその製造方法 |
| US6111098A (en) | 1994-05-02 | 2000-08-29 | Shionogi & Co., Ltd. | Crystal of pyrrolidylthiocarbapenem derivative, lyophilized preparation containing said crystal, and process for producing the same |
| DE19531874C1 (de) | 1995-08-30 | 1996-10-02 | Daimler Benz Ag | Seitenwandbaugruppe für eine Kraftfahrzeugkarosserie |
| FR2812635B1 (fr) | 2000-08-01 | 2002-10-11 | Aventis Pharma Sa | Nouveaux composes heterocycliques, preparation et utilisation comme medicaments notamment comme anti- bacteriens |
| FR2825705B1 (fr) | 2001-06-08 | 2005-05-20 | Aventis Pharma Sa | Nouveaux composes heterocycliques, leur preparation et leur utilisation comme medicaments, notamment comme anti-bacteriens |
| FR2835186B1 (fr) | 2002-01-28 | 2006-10-20 | Aventis Pharma Sa | Nouveaux composes heterocycliques, actifs comme inhibiteurs de beta-lactamases |
| US7439253B2 (en) * | 2002-12-06 | 2008-10-21 | Novexel | Heterocyclic compounds, their preparation and their use as medicaments, in particular as antibacterials and beta-lactamase inhibitors |
| FR2921060B1 (fr) | 2007-09-14 | 2012-06-15 | Novexel | Nouveau procede de preparation d'une piperidine disubsituee et nouveaux intermediaires |
| KR100931039B1 (ko) * | 2007-10-05 | 2009-12-10 | 현대자동차주식회사 | 가변 밸브 장치 |
| JP5038509B2 (ja) * | 2008-01-18 | 2012-10-03 | メルク・シャープ・エンド・ドーム・コーポレイション | β−ラクタマーゼ阻害剤 |
| FR2930553B1 (fr) | 2008-04-29 | 2010-05-21 | Novexel | Composes azabicycliques, leur preparation et leur utilisation comme medicaments, notamment inhibiteurs de beta-lactamases |
| FR2936798B1 (fr) | 2008-10-03 | 2012-09-28 | Novexel | Nouveaux composes heterocycliques azotes, leur preparation et leur utilisation comme medicaments antibacteriens. |
| WO2010126820A2 (en) | 2009-04-30 | 2010-11-04 | Merck Sharp & Dohme Corp. | Preparation of alkyl esters of n-protected oxo-azacycloalkylcarboxylic acids |
| FR2951171A1 (fr) | 2009-10-09 | 2011-04-15 | Novexel | Nouveau sel de sodium d'un compose azabicyclique sous forme enantiomere cristallisee et nouvelles formes polymorphes et pseudopolymorphes ainsi que leur preparation |
| US8496548B2 (en) | 2010-11-10 | 2013-07-30 | Martin T. Connolly | Wide-body arrow having tapered tail |
| US8772490B2 (en) | 2010-12-22 | 2014-07-08 | Meiji Seika Pharma Co., Ltd. | Optically active diazabicyclooctane derivatives and process for preparing the same |
| SI2657234T1 (sl) | 2010-12-22 | 2017-06-30 | Meiji Seika Pharma Co., Ltd. | Derivat optično-aktivnega diazabiciklooktana in metoda za njegovo izdelavo |
| WO2012116110A1 (en) * | 2011-02-22 | 2012-08-30 | Speak With Me, Inc. | Hybridized client-server speech recognition |
| US8829191B2 (en) * | 2011-06-17 | 2014-09-09 | Melanie Simone Ronsheim | Processes for preparing heterocyclic compounds including trans-7-oxo-6-(sulphooxy)-1,6-diazabicyclo[3,2,1]octane-2-carboxamide and salts thereof |
| DE102011111964A1 (de) * | 2011-08-31 | 2013-02-28 | Ixetic Bad Homburg Gmbh | Verdampfer-Wärmetauscher-Einheit |
| WO2013028121A1 (en) * | 2011-08-25 | 2013-02-28 | Telefonaktiebolaget L M Ericsson (Publ) | Depth map encoding and decoding |
| BR112013028813B1 (pt) * | 2011-08-27 | 2020-10-20 | Wockhardt Limited | derivados de 1,6-diazabiciclo[3,2,1]octan-7-ona e composições farmacêuticas que os compreendem |
| CN103649088B (zh) * | 2011-08-30 | 2016-05-11 | 沃克哈特有限公司 | 1, 6- 二氮杂双环[3, 2, 1]辛- 7- 酮衍生物及其在治疗细菌感染中的用途 |
| BR112014003476A2 (pt) * | 2011-09-13 | 2017-03-01 | Wockhardt Ltd | compostos contendo nitrogênio e seu uso |
| US9505761B2 (en) | 2011-12-02 | 2016-11-29 | Fedora Pharmaceuticals Inc. | Bicyclic compounds and their use as antibacterial agents and beta-lactamase inhibitors |
| US8796257B2 (en) | 2011-12-02 | 2014-08-05 | Naeja Pharmaceutical Inc. | Bicyclic compounds and their use as antibacterial agents and β-lactamase inhibitors |
| TW201343645A (zh) * | 2012-03-30 | 2013-11-01 | Cubist Pharm Inc | 1,3,4-□二唑及1,3,4-噻二唑β-內醯胺酶抑制劑 |
| HUE046893T2 (hu) | 2012-05-30 | 2020-04-28 | Meiji Seika Pharma Co Ltd | Új ß-laktamáz inhibitor és eljárás elõállítására |
| ES2672100T3 (es) * | 2012-08-25 | 2018-06-12 | Wockhardt Limited | Derivados de 1,6-diazabiciclo[3,2,1]octano-7-ona y su uso en el tratamiento de infecciones bacterianas |
| UA111925C2 (uk) * | 2012-12-11 | 2016-06-24 | Федора Фармасьютікалз Інк. | БІЦИКЛІЧНІ СПОЛУКИ ТА ЇХ ВИКОРИСТАННЯ ЯК АНТИБАКТЕРІАЛЬНИХ АГЕНТІВ ТА ІНГІБІТОРІВ β-ЛАКТАМАЗИ |
| BR112015021186A2 (pt) * | 2013-03-08 | 2017-07-18 | Wockhardt Ltd | processo para a preparação de (2s,5r)-7-oxo-6-sulfóxi-2-[((3r)-pirrolidina-3-carbonil)-hidrazino carbonil]-1,6-diaza-biciclo[3.2.1]octano |
| WO2014135931A1 (en) * | 2013-03-08 | 2014-09-12 | Wockhardt Limited | A process for preparation of (2s, 5r)-7-oxo-6-sulphooxy-2-[((3r)-piperidine-3-carbonyl)-hydrazino carbonyl]-1,6-diaza-bicyclo [3.2.1]- octane |
| DK3050883T3 (da) * | 2013-09-24 | 2020-05-25 | Meiji Seika Pharma Co Ltd | Fremgangsmåde til fremstilling af diazabicyclooctanderivater og mellemprodukter |
| CN105612159A (zh) | 2013-10-08 | 2016-05-25 | 明治制果药业株式会社 | 二氮杂二环辛烷衍生物的结晶及其制备方法 |
| IN2014MU01192A (es) * | 2014-03-29 | 2015-10-02 | Wockhardt Ltd | |
| SG11201704576SA (en) | 2014-12-05 | 2017-07-28 | Meiji Seika Pharma Co Ltd | Method for producing crystals of diazabicyclooctane derivative and stable lyophilized preparation |
-
2013
- 2013-05-30 HU HUE13796357A patent/HUE046893T2/hu unknown
- 2013-05-30 MX MX2014014653A patent/MX366948B/es active IP Right Grant
- 2013-05-30 CA CA2874279A patent/CA2874279C/en active Active
- 2013-05-30 BR BR112014029368-6A patent/BR112014029368B1/pt active IP Right Grant
- 2013-05-30 ES ES13796357T patent/ES2758507T3/es active Active
- 2013-05-30 SG SG10201605368UA patent/SG10201605368UA/en unknown
- 2013-05-30 SI SI201331628T patent/SI2857401T1/sl unknown
- 2013-05-30 AU AU2013268415A patent/AU2013268415B2/en active Active
- 2013-05-30 UA UAA201413987A patent/UA117734C2/uk unknown
- 2013-05-30 MY MYPI2014703455A patent/MY174523A/en unknown
- 2013-05-30 RU RU2014153856A patent/RU2693898C2/ru active
- 2013-05-30 AR ARP130101913 patent/AR091222A1/es active IP Right Grant
- 2013-05-30 PL PL13796357T patent/PL2857401T3/pl unknown
- 2013-05-30 PT PT137963575T patent/PT2857401T/pt unknown
- 2013-05-30 NZ NZ701959A patent/NZ701959A/en unknown
- 2013-05-30 JP JP2014518712A patent/JP6265892B2/ja active Active
- 2013-05-30 US US14/404,288 patent/US9181250B2/en active Active
- 2013-05-30 CN CN201380028457.7A patent/CN104334559B/zh active Active
- 2013-05-30 EP EP13796357.5A patent/EP2857401B8/en active Active
- 2013-05-30 TW TW102119069A patent/TWI565707B/zh active
- 2013-05-30 CN CN201710135016.7A patent/CN106967066B/zh active Active
- 2013-05-30 CN CN201610210823.6A patent/CN105859609B/zh active Active
- 2013-05-30 DK DK13796357.5T patent/DK2857401T5/da active
- 2013-05-30 KR KR1020147036284A patent/KR102108590B1/ko active Active
- 2013-05-30 WO PCT/JP2013/064971 patent/WO2013180197A1/ja not_active Ceased
-
2014
- 2014-11-07 CL CL2014003035A patent/CL2014003035A1/es unknown
- 2014-11-18 ZA ZA2014/08455A patent/ZA201408455B/en unknown
- 2014-11-27 IL IL235944A patent/IL235944B/en active IP Right Grant
- 2014-12-01 PH PH12014502683A patent/PH12014502683B1/en unknown
- 2014-12-10 CO CO14271322A patent/CO7151513A2/es unknown
-
2015
- 2015-10-01 US US14/872,988 patent/US9708320B2/en active Active
-
2017
- 2017-05-01 US US15/583,238 patent/US10023573B2/en active Active
-
2018
- 2018-05-08 US US15/973,861 patent/US10556905B2/en active Active
-
2019
- 2019-10-22 US US16/660,682 patent/US11117896B2/en active Active
-
2021
- 2021-08-11 US US17/399,618 patent/US11731971B2/en active Active
- 2021-12-02 AR ARP210103352A patent/AR124237A2/es unknown
-
2023
- 2023-05-18 US US18/199,019 patent/US12103928B2/en active Active
-
2025
- 2025-02-06 AR ARP250100322A patent/AR135187A2/es unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US12103928B2 (en) | Processes for preparing a diazabicyclooctane compound | |
| US11414417B2 (en) | Crystalline forms of diazabicyclooctane derivative and production process thereof | |
| RU2800050C2 (ru) | НОВЫЙ ИНГИБИТОР β-ЛАКТАМАЗЫ И СПОСОБ ЕГО ПОЛУЧЕНИЯ | |
| HK1235399A (en) | Novel beta-lactamase inhibitor and process for preparing the same | |
| HK1235399A1 (en) | Novel beta-lactamase inhibitor and process for preparing the same | |
| HK1235399B (en) | Novel beta-lactamase inhibitor and process for preparing the same | |
| HK1222651B (en) | β-LACTAMASE INHIBITOR AND METHOD FOR PRODUCING THE SAME | |
| HK1208862B (en) | Novel -lactamase inhibitor and method for producing same | |
| HK1206746B (en) | β-LACTAMASE INHIBITOR AND METHOD FOR PRODUCING SAME |