ES2796235T3 - Derivados de naftiridina como antagonistas de la integrina alfa V beta 6 para el tratamiento de enfermedades fibróticas - Google Patents
Derivados de naftiridina como antagonistas de la integrina alfa V beta 6 para el tratamiento de enfermedades fibróticas Download PDFInfo
- Publication number
- ES2796235T3 ES2796235T3 ES15767479T ES15767479T ES2796235T3 ES 2796235 T3 ES2796235 T3 ES 2796235T3 ES 15767479 T ES15767479 T ES 15767479T ES 15767479 T ES15767479 T ES 15767479T ES 2796235 T3 ES2796235 T3 ES 2796235T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- ethyl
- acid
- formula
- pyrrolidin
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 Cc1cc(N)cc(*)c1 Chemical compound Cc1cc(N)cc(*)c1 0.000 description 4
- KARUMYWDGQTPFL-UHFFFAOYSA-N Brc1cc(Br)cc(I)c1 Chemical compound Brc1cc(Br)cc(I)c1 KARUMYWDGQTPFL-UHFFFAOYSA-N 0.000 description 1
- OYIIHXSFOFCWJS-NSCUHMNNSA-N CC(/C=C/CC(F)(F)F)=O Chemical compound CC(/C=C/CC(F)(F)F)=O OYIIHXSFOFCWJS-NSCUHMNNSA-N 0.000 description 1
- CZBFLSHTYIRHPM-UHFFFAOYSA-N CC1(C)OB(c2cc(-[n]3nc(C)cc3)cc(N3CCOCC3)c2)OC1(C)C Chemical compound CC1(C)OB(c2cc(-[n]3nc(C)cc3)cc(N3CCOCC3)c2)OC1(C)C CZBFLSHTYIRHPM-UHFFFAOYSA-N 0.000 description 1
- FDMFKTHTSWPJDW-UFUCKMQHSA-N C[N]1(CCOCC1)c1cccc(C(CC(O)=O)CN2C[C@H](CCc3nc(NCCC4)c4cc3)CC2)c1 Chemical compound C[N]1(CCOCC1)c1cccc(C(CC(O)=O)CN2C[C@H](CCc3nc(NCCC4)c4cc3)CC2)c1 FDMFKTHTSWPJDW-UFUCKMQHSA-N 0.000 description 1
- ZAXNYRBQVGSJRU-UHFFFAOYSA-N Cc(cc1)n[n]1-c1cc(Br)cc(Br)c1 Chemical compound Cc(cc1)n[n]1-c1cc(Br)cc(Br)c1 ZAXNYRBQVGSJRU-UHFFFAOYSA-N 0.000 description 1
- SZEGTQISVXEDQY-UHFFFAOYSA-N Cc(cc1)n[n]1-c1cc(Br)cc(N2CCOCC2)c1 Chemical compound Cc(cc1)n[n]1-c1cc(Br)cc(N2CCOCC2)c1 SZEGTQISVXEDQY-UHFFFAOYSA-N 0.000 description 1
- VBMMJNFNKQXFRN-OOQGMUEZSA-N Cc(cc1)n[n]1-c1cc(N2CCOCC2)cc(C(CC(O)=O)CN(CC2)C[C@@]22C(Cc3nc(NCCC4)c4cc3)C2)c1 Chemical compound Cc(cc1)n[n]1-c1cc(N2CCOCC2)cc(C(CC(O)=O)CN(CC2)C[C@@]22C(Cc3nc(NCCC4)c4cc3)C2)c1 VBMMJNFNKQXFRN-OOQGMUEZSA-N 0.000 description 1
- YVHXDXZEAGPPPM-PPUHSXQSSA-N OC(CC(CN1C[C@H](CCc2ccc(CCCN3)c3n2)CC1)c1cc(N2CCOCC2)cc(I)c1)=O Chemical compound OC(CC(CN1C[C@H](CCc2ccc(CCCN3)c3n2)CC1)c1cc(N2CCOCC2)cc(I)c1)=O YVHXDXZEAGPPPM-PPUHSXQSSA-N 0.000 description 1
- QEIWHNLFOUGMMS-FPSALIRRSA-N OC(CC(CN1C[C@H](CCc2nc(NCCC3)c3cc2)CC1)c1cc(-c2ccn[nH]2)cc(N2CCOCC2)c1)=O Chemical compound OC(CC(CN1C[C@H](CCc2nc(NCCC3)c3cc2)CC1)c1cc(-c2ccn[nH]2)cc(N2CCOCC2)c1)=O QEIWHNLFOUGMMS-FPSALIRRSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/4353—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems
- A61K31/4375—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom ortho- or peri-condensed with heterocyclic ring systems the heterocyclic ring system containing a six-membered ring having nitrogen as a ring heteroatom, e.g. quinolizines, naphthyridines, berberine, vincamine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/04—Drugs for skeletal disorders for non-specific disorders of the connective tissue
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/04—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Engineering & Computer Science (AREA)
- Epidemiology (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Biomedical Technology (AREA)
- Physical Education & Sports Medicine (AREA)
- Pulmonology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Plural Heterocyclic Compounds (AREA)
Abstract
Un compuesto de fórmula (I) **(Ver fórmula)** en donde R1 representa un átomo de hidrógeno, un grupo ciclopropilo o un anillo de pirazol cuyo pirazol está opcionalmente sustituido con uno o dos grupos metilo; o una sal farmacéuticamente aceptable del mismo.
Description
DESCRIPCIÓN
Derivados de naftiridina como antagonistas de la integrina alfa V beta 6 para el tratamiento de enfermedades fibróticas
Campo de la invención
La presente invención se refiere a compuestos de pirrolidina que son antagonistas de la integrina avp6, a composiciones farmacéuticas que comprenden tales compuestos y a su uso en terapia, en especial en el tratamiento de afecciones para las que está indicado un antagonista de la integrina avp6, para el uso de un compuesto en la preparación de un medicamento para el tratamiento de afecciones en las que está indicado un antagonista de la integrina avp6 y a un método para el tratamiento o la profilaxis de trastornos en los que está indicado el antagonismo de integrina avp6 en un ser humano.
Antecedentes de la invención
Las proteínas de la superfamilia de las integrinas son receptores heterodímeros de la superficie celular, compuestos por una subunidad alfa y una beta. Se han descrito al menos 18 subunidades alfa y 8 subunidades beta, las cuales se ha demostrado que forman 24 heterodímeros alfa/beta distintos. Cada cadena comprende un dominio extracelular grande (>640 aminoácidos para la subunidad beta, >940 aminoácidos para la subunidad alfa), con una región que abarca la transmembrana de alrededor de 20 aminoácidos por cadena, y en general una cola citoplásmica corta de 30 a 50 aminoácidos por cadena. Se ha mostrado que diferentes integrinas participan en una profusión de biologías celulares, incluyendo la adhesión celular a la matriz extracelular, interacciones célula-célula y efectos sobre la migración, proliferación, diferenciación y supervivencia celulares (Barczyk et al., Cell and Tissue Research, 2010, 339, 269).
Los receptores de las integrinas interaccionan con proteínas de unión por medio de interfases de unión proteínaproteína cortas. La familia de las integrinas se puede agrupar en subfamilias que comparten motivos de reconocimiento de unión similares en esos ligandos. Una subfamilia principal son las integrinas RGD, que reconocen los ligandos que contienen un motivo RGD (arginina-glicina-ácido aspártico) dentro de su secuencia proteica. Existen 8 integrinas en esa subfamilia, a saber, avp1, avp3 avp5, avp6, avp8, aiibp3, a5p1, asp1, en donde la nomenclatura demuestra que avp1, avp3, avp5 , avp6 y avps comparten una subunidad av común con una subunidad p divergente y avp1, a5p1 y asp1 comparten una subunidad p1 común con una subunidad a divergente. Se ha mostrado que la subunidad p1 se empareja con 11 subunidades a diferentes, de las que solo las 3 citadas anteriormente reconocen comúnmente el motivo peptídico RGD (Humphries et al, Journal of Cell Science, 2006, 119, 3901).
Las 8 integrinas de unión a RGD tienen diferentes afinidades y especificidades de unión para diferentes ligandos que contienen RGD. Los ligandos incluyen proteínas tales como fibronectina, vitronectina, osteopontina y los péptidos asociados a la latencia (LAPs) del factor de crecimiento transformante p1 y p3 (TGFp1 y TGFp3). Se ha mostrado que la unión de las integrinas a los LAPs de TGFp1 y TGFp3 en varios sistemas permite la activación de las actividades biológicas de TGFp1 y TGFp3, y las posteriores biologías dirigidas por TGFp (Worthington et al., Trends in Biochemical Sciences, 2011, 36, 47). La diversidad de esos ligandos, acoplados con patrones de expresión de las integrinas de unión a RGD, genera múltiples oportunidades para una intervención de la enfermedad. Tales enfermedades incluyen enfermedades fibróticas (Margadant et al, EMBO reports, 2010, 11, 97), trastornos inflamatorios, cáncer (Desgrosellier et al, Nature Reviews Cancer, 2010, 10, 9), restenosis y otras enfermedades con un componente angiogénico (Weis et al, Cold Spring. Harb. Perspect. Med. 2011, 1, a 006478).
Se ha descrito en las publicaciones una cantidad significativa de antagonistas de la integrina av (Goodman et al, Trends in Pharmacological Sciences, 2012, 33, 405) incluyendo anticuerpos inhibidores, péptidos y moléculas pequeñas. Para los anticuerpos, estos incluyen los antagonistas de pan-av intetumumab y abituzumab (Gras, Drugs of the Future, 2015, 40, 97), el antagonista selectivo de avp3 etaracizumab, y el antagonista selectivo de avp6 STX-100. La cilengitida es un antagonista peptídico cíclico que inhibe tanto avp3 como avp5 y SB-267268 es un ejemplo de un compuesto (Wilkinson-Berka et al, Invest. Ophthalmol. Vis. Sci., 2006, 47, 1600) que inhibe tanto avp3 como avp5. La invención de compuestos que actúan como antagonistas de diferentes combinaciones de integrinas av, permite que se generen agentes novedosos personalizados para indicaciones de enfermedades específicas.
La fibrosis pulmonar representa el estadio terminal de varias enfermedades pulmonares intersticiales, incluyendo neumonías intersticiales idiopáticas, y se caracteriza por el depósito excesivo de una matriz extracelular dentro del intersticio pulmonar. Entre las neumonías intersticiales idiopáticas, la fibrosis pulmonar idiopática (IPF, en inglés) representa la afección más común y más mortal con una supervivencia típica de 3 a 5 años después del diagnóstico. La fibrosis en IPF es, en general, progresiva, resistente a una intervención farmacológica actual y conduce de forma inexorable a una insuficiencia respiratoria debida a la obstrucción de las unidades alveolares funcionales. La IPF afecta aproximadamente a 500.000 personas en los EE.UU. y Europa.
Existen datos inmunohistoquímicos experimentales in vitro en animales y pacientes con IPF, que apoyan un papel clave de la integrina restringida epitelialmente, avp6, en la activación de TGFp1. La expresión de esta integrina es baja en los tejidos epiteliales normales y se regula al alza significativamente en epitelios lesionados e inflamados, incluyendo el epitelio activado en la IPF. Utilizar como diana esta integrina, por tanto, reduce la posibilidad teórica de interferencia con papeles homeostáticos más amplios del TGFp. Se ha mostrado que una inhibición parcial de la integrina avp6 mediante un bloqueo de los anticuerpos, evita la fibrosis pulmonar sin empeorar la inflamación (Horan
GS et al., Partial inhibition of integrin avp6 prevenís pulmonary fibrosis without exacerbating inflammation. Am J Respir Crit Care Med 2008, 177: 56-65). Aparte de la fibrosis pulmonar, también se considera que la avp6 es un promotor importante de la enfermedad fibrótica de otros órganos, incluyendo el hígado y el riñón (revisado en Henderson NC et al., Integrin-mediated regulation of TGFp in Fibrosis, Biochimica et Biophysica Acta - Molecular Basis of Disease 2013, 1832:891-896), lo que sugiere que un antagonista de avp6 podría ser eficaz en el tratamiento de enfermedades fibróticas en múltiples órganos.
De acuerdo con la observación de que varias integrinas de unión a RGD pueden unirse y activar el TGFp, recientemente se han implicado integrinas av diferentes en la enfermedad fibrótica (Henderson NC et al. Targeting of av integrin identifies a core molecular pathway that regulates fibrosis in several organs, Nature Medicine 2013, vol.
19, número 12: 1617-1627; Sarrazy V et al., Integrins avp5 and avp3 promote latent TGF-p1 activation by human cardiac fibroblast contraction, Cardiovasc Res 2014, 102:407-417; Minagawa S et al., Selective targeting of TGF-p activation to treat fibroinflammatory airway disease, Sci Transl Med 2014, vol. 6, edición 241: 1-14; Reed NI et al. The avp1 integrin plays a critical in vivo role in tissue fibrosis, Sci Transl Med 2015, vol. 7, edición 288: 1-8). Por lo tanto, los inhibidores frente a miembros específicos de la familia de las integrinas de unión a RGD, o con huellas genéticas con selectividad específica dentro de la familia de las integrinas de unión a RGD, pueden ser eficaces en el tratamiento de enfermedades fibróticas en múltiples órganos.
Se han descrito relaciones SAR (relaciones estructura-actividad, en inglés) de una serie de antagonistas de la integrina frente a avp3 avp5, avp6 y avps (Macdonald, SJF et al. Structure activity relationships of av integrin antagonists for pulmonar y fibrosis by variation in aryl substituents. ACS Med Chem Lett 2014, 5, 1207-1212. 19 de septiembre de 2014).
Es un objeto de la invención proporcionar antagonistas de avp6, preferiblemente con actividades contra otras integrinas av, tales como avp1, avp3 avp5 o avps.
Breve compendio de la invención
En un primer aspecto de la invención, se proporciona un compuesto de fórmula (I) o una sal del mismo farmacéuticamente aceptable:

en donde R1 representa un átomo de hidrógeno, un grupo ciclopropilo o un anillo de pirazol cuyo pirazol está opcionalmente sustituido con uno o dos grupos metilo.
Los compuestos de fórmula (I) y sus sales tienen actividad antagonista de la integrina avp6 y se cree que tienen un uso potencial para el tratamiento o la profilaxis de ciertos trastornos. La expresión actividad antagonista de avp6 incluye una actividad inhibidora de avp6 en la presente memoria.
En un segundo aspecto de la presente invención, se proporciona una composición farmacéutica que comprende un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo y uno o varios vehículos, diluyentes o excipientes farmacéuticamente aceptables.
En un tercer aspecto de la presente invención, se proporciona un compuesto de fórmula (I), o una sal farmacéuticamente aceptable del mismo para uso en terapia, en particular en el tratamiento de una enfermedad o afección para la que está indicado un antagonista de la integrina avp6.
Descripción detallada de la invención
En un primer aspecto de la invención, se proporciona un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo:

en donde Ri representa un átomo de hidrógeno, un grupo ciclopropilo o un anillo de pirazol cuyo pirazol está opcionalmente sustituido con uno o dos grupos metilo.
En algunas realizaciones, el compuesto de fórmula (I) o una sal del mismo tiene la fórmula estructural (IA):

En otras realizaciones, el compuesto de fórmula (I) o una sal del mismo tiene la fórmula estructural (IB):
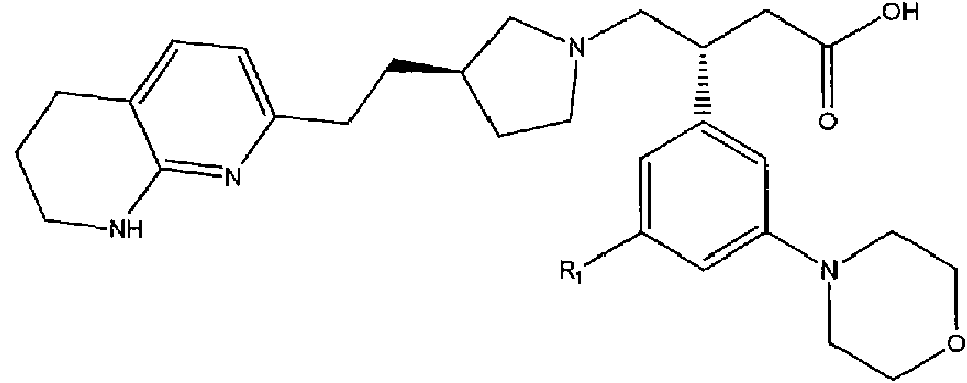
Debe entenderse que la presente invención incluye todas las combinaciones de grupos particulares y preferidos descritos en esta memoria.
En algunas realizaciones, R1 representa un átomo de hidrógeno.
En algunas realizaciones, Ri representa un grupo ciclopropilo.
En algunas realizaciones, R1 representa un anillo de 1 H-pirazol.
En algunas realizaciones, R1 representa un anillo de 3-metil-1 H-pirazol.
En algunas realizaciones, R1 representa un anillo de 3,5-dimetil-1 H-pirazol.
En una realización, el compuesto se selecciona a partir de:
ácido (S)-3-(3-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico;
ácido (S)-3-(3-ciclopropil-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico; ácido (S)-3-(3-morfolino-5-(1 H-pirazol-1 -il)fenil)-4-((ñ)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico;
ácido (S)-3-(3-(3-metil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico y
ácido (S)-3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico o una sal farmacéuticamente aceptable del mismo.
Ácido (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((ñ)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1
il)butanoico
ácido (S)-3-(3-(3-metil-1 H-pirazol-5-il)-5-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico
ácido (S)-3-(3-morfolino-5-(1 H-pirazol-4-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico.
En una realización el compuesto es:
ácido 3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico, o una sal farmacéuticamente aceptable del mismo.
Los compuestos de fórmula (I) o (IA) o (IB) tienen tanto un grupo amino básico como un grupo ácido carboxílico y, en consecuencia, pueden formar sales internas, es decir, un ion híbrido o sales internas. Por lo tanto, en una realización, el compuesto de fórmula (I) está en forma de sal de ion híbrido. En otra realización, el compuesto de fórmula (IA) está en forma de sal de ion híbrido. En otra realización, el compuesto de fórmula (IB) está en forma de sal de ion híbrido.
Se apreciará que la presente invención incluye compuestos de fórmula (I) como el compuesto original y como sales del mismo, por ejemplo, tal como una sal farmacéuticamente aceptable del mismo. En una realización, la invención se refiere a compuestos de fórmula (I) o una sal farmacéuticamente aceptable de los mismos.
Para una revisión sobre sales adecuadas, véase Berge et al., J. Pharm. Sci., 66:1-19, (1977). Las sales farmacéuticamente aceptables adecuadas se enumeran en P H Stahl y C G Wermuth, compiladores, Handbook of Pharmaceutical Salts; Properties, Selection and Use, Weinheim/Zurich: Wiley- VCH/VHCA, 2002. Las sales farmacéuticamente aceptables adecuadas pueden incluir sales de adición de ácido con ácidos inorgánicos tales como, por ejemplo, ácido clorhídrico, ácido bromhídrico, ácido ortofosfórico, ácido nítrico, ácido fosfórico o ácido sulfúrico, o con ácidos orgánicos tales como, por ejemplo, ácido metanosulfónico, ácido etanosulfónico, ácido ptoluensulfónico, ácido acético, ácido propiónico, ácido láctico, ácido cítrico, ácido fumárico, ácido málico, ácido succínico, ácido salicílico, ácido maleico, ácido glicerofosfórico, tartárico, benzoico, glutámico, aspártico, bencenosulfónico, naftalensulfónico tal como ácido 2-naftalensulfónico, ácido hexanoico o ácido acetilsalicílico. Típicamente, se puede preparar fácilmente una sal farmacéuticamente aceptable usando un ácido o una base deseados según sea apropiado. La sal resultante puede precipitar en la solución y recogerse por filtración o puede recuperarse por evaporación del disolvente.
Se pueden usar otras sales no farmacéuticamente aceptables, por ejemplo, formiatos, oxalatos o trifluoroacetatos, por ejemplo, en el aislamiento de los compuestos de fórmula (I), y están incluidas dentro del alcance de esta invención.
Se puede formar una sal de adición de base farmacéuticamente aceptable mediante la reacción de un compuesto de fórmula (I) con una base orgánica adecuada, (por ejemplo, trietilamina, etanolamina, trietanolamina, colina, arginina, lisina o histidina), opcionalmente en un disolvente adecuado, para proporcionar la sal de adición de base que usualmente se aísla, por ejemplo, por cristalización y filtración. Las sales básicas farmacéuticamente aceptables, incluyen sales de amonio, sales de metales alcalinos tales como las de sodio y potasio, sales de metales alcalinotérreos tales como las de calcio y magnesio, y sales con bases orgánicas, incluyendo sales de aminas primarias, secundarias y terciarias, tales como isopropilamina, dietilamina, etanolamina, trimetilamina, diciclohexilamina y N-metil-D-glucamina. En una realización, el compuesto de fórmula (I) está en forma de un compuesto original.
La invención incluye dentro de su alcance todas las formas estequiométricas y no estequiométricas posibles de las sales de los compuestos de fórmula (I).
Se apreciará que muchos compuestos orgánicos pueden formar complejos con disolventes en los que reaccionen o en los que precipitan o cristalizan. Estos complejos se conocen como «solvatos». Por ejemplo, un complejo con agua se conoce como un «hidrato». Pueden usarse para formar solvatos, disolventes con altos puntos de ebullición y/o capaces de formar enlaces de hidrógeno, tales como agua, xileno, N-metilpirrolidinona, metanol y etanol. Los métodos para la identificación de solvatos incluyen, RMN y microanálisis, pero no se limitan a estos. Se apreciará que las formas cristalinas pueden estar opcionalmente solvatadas para formar, por ejemplo, solvatos farmacéuticamente aceptables, tales como hidratos que pueden ser hidratos estequiométricos así como compuestos que contienen cantidades variables de agua. Los solvatos incluyen solvatos estequiométricos y solvatos no estequiométricos. Los compuestos de fórmula (I) pueden existir en forma solvatada o no solvatada.
Los compuestos de fórmula (I) pueden estar en forma cristalina o amorfa. Además, algunas de las formas cristalinas de los compuestos de fórmula (I) pueden existir como polimorfos, que están incluidos dentro del alcance de la presente invención. Las formas polimórficas de los compuestos de fórmula (I) pueden caracterizarse y diferenciarse usando varias técnicas analíticas convencionales, incluyendo patrones de difracción en polvo de rayos X (XRPD), espectros de infrarrojo (IR), espectros Raman, calorimetría diferencial de barrido (DSC), análisis termogravimétrico
(TGA) y resonancia magnética nuclear de estado sólido (SSRMN) (todas por sus siglas en inglés), pero sin limitarse a los mismos.
Los compuestos descritos en la presente memoria contienen dos centros asimétricos de modo que se pueden formar isómeros ópticos, por ejemplo, diastereoisómeros y enantiómeros. De acuerdo con esto, la presente invención incluye isómeros de los compuestos de fórmula (I), ya sea como isómeros individuales aislados de modo que estén sustancialmente exentos del otro isómero (es decir, puros) o como mezclas. Se puede aislar un isómero individual aislado para que esté sustancialmente exento del otro isómero (es decir, puro) de modo que esté presente menos de un 10%, en particular menos de aproximadamente un 1%, por ejemplo, menos de aproximadamente un 0,1% del otro isómero.
Los expertos en la materia entenderán que ciertos diastereoisómeros pueden ser menos activos que otros y que la actividad de un diastereoisómero individual puede estar por debajo de un límite seleccionado.
En una realización, el compuesto es:

ácido ((S)-3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico o una sal farmacéuticamente aceptable del mismo.
En otra realización, el compuesto es:

ácido (R)-3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico, o una sal farmacéuticamente aceptable del mismo.
La separación de los isómeros se puede lograr por técnicas convencionales conocidas por los expertos en la materia, por ejemplo, mediante cristalización fraccionada, cromatografía o HPLC.
Los compuestos de fórmula (I) pueden existir en una de varias formas tautómeras. Se entenderá que la presente invención incluye todos los tautómeros de los compuestos de fórmula (I), ya sea como tautómeros individuales o como mezclas de los mismos.
Se apreciará de lo anterior que dentro del alcance de la invención están incluidos solvatos, isómeros y formas polimórficas de los compuestos de fórmula (I) y sales de los mismos.
También se describe en esta memoria un compuesto de fórmula (XV)

en donde R1 es como se ha definido anteriormente,
X1 representa hidroxilo o un resto que es hidrolizable por el metabolismo en el cuerpo humano para formar el compuesto ácido correspondiente de fórmula (I) en la que X1 es -OH;
Yi representa hidrógeno o un resto que es hidrolizable por el metabolismo en el cuerpo humano para formar el compuesto amino correspondiente de fórmula (I) en la que Y1 es hidrógeno;
siempre que cuando X1 ses hidroxilo, entonces Y1 no sea hidrógeno.
X1 puede ser un resto -ORa de modo que el compuesto de fórmula (I) es un éster.
Por ejemplo, el resto Ra puede seleccionarse a partir de alquilo C1-6 tal como metilo, etilo, n-propilo, /'sopropilo, nbutilo, /'so-butilo, sec-butilo, ferc-butilo, pentilo (y sus isómeros) o hexilo (y sus isómeros); o a partir de alcoxialquilo C1-6 tal como 2-metoiyetilo, 2-(ferc-butoxi)etilo; o a partir de alquilaminoalquilo C1-6 tal como 2-(dimetilamino)etilo; o a partir de grupos carbonato cíclicos C1-6 tales como (5-metil-2-oxo-1,3-dioxol-4-il)metilo; o aciloxialquilo C1-6 tal como (pivaloiloxi)metilo.
Por ejemplo, el resto Ra se puede seleccionar a partir de grupos arilo tales como fenilo, 5-indanilo o L-tirosinilo. Por ejemplo, el resto Ra se puede seleccionar a partir de grupos que contienen un grupo amino o un grupo amida, tal como grupos C1-6 de fórmula -(CH2)nNRbRc o -(CH2)nCO NRbRc, en donde n es 1-3 y Ra y Rb son independientemente H o alquilo C1-6 , cicloalquilo, heterociclilo o Ra y Rb juntos forman un grupo cíclico tal como morfolinilo. Los ejemplos de tales restos incluyen dimetilaminoetilo, 2-(4-morfolino)etilo, amino-2-oxoetilo y dimetilamino-2-oxoetilo.
Por ejemplo, el resto Ra se puede seleccionar a partir de un hidroxilo que contiene un alfa-aminoácido tal como L-serina y L-treonina.
Por ejemplo, el resto Ra puede ser un carbonato cíclico de fórmula:

en donde Rd es hidrógeno, metilo, etilo o iso-propilo.
Por ejemplo, el resto Ra se puede seleccionar a partir de -CHRe-O-CO-Rf en el que Re es hidrógeno o alquilo C1-3 tal como metilo, etilo o iso-propilo, y Rf es alquilo C1-4 tal como metilo, etilo, iso-propilo, ferc-butilo o cicloalquilo C5-6 o tetrahidropiranilo.
Por ejemplo, el resto Ra se puede seleccionar a partir de -CH(Rg)-O-CO-O-Ri en el que Rg es hidrógeno o alquilo C1-3 tal como metilo, etilo o iso-propilo, y Ri es alquilo C1-4 tal como metilo, etilo, terc-butilo o cicloalquilo C5-6 o tetrahid ropiranilo.
X1 puede ser un resto -NHRj de modo que el compuesto de fórmula (I) es una amida, en donde Rj puede ser, por ejemplo, alquilo C1-6. Por ejemplo, el compuesto de fórmula (I) puede ser una amida derivada de un aminoácido unido al grupo alfa-amino del aminoácido, p. ej., un aminoácido L-proteinógeno natural tal como glicina, alanina, fenilalanina, leucina, valina, isoleucina, prolina, metionina, cisteína, serina, treonina, histidina, tirosina, triptófano, lisina, asparagina, glutamina, ácido glutámico, ácido aspártico o arginina, o un dipéptido de los aminoácidos proteinógenos mencionados anteriormente. Por ejemplo, Rj puede ser un resto de aminoácido proteinógeno, tal como un resto de L-lisina unido al grupo épsilon-amino de la cadena lateral del aminoácido, por ejemplo, -(CH2)4CH(NH2)CO2H.
Por ejemplo, Rj puede ser un resto sulfonamida tal como -SO2-Rk, en donde Rk es alquilo C1-6 , tal como metilo, o -NRmRn y Rm y Rn son independientemente H o alquilo C1-6 , cicloalquilo, heterociclilo o Rm y Rn juntos forman un grupo cíclico tal como morfolinilo.
Yi puede ser hidrógeno.
En una realización (a), Yi es un alquilo C1-6 sustituido por un grupo carbonato cíclico C1-6 , por ejemplo, un grupo (oxodioxolenil)metilo tal como

en donde Rk es alquilo C1-3 tal como metilo, etilo o iso-propilo.
En otra realización (b), Y puede ser un grupo carbamato, por ejemplo,
O
A 0-r'
en donde RI es alquilo C1-6 , tal como metilo, etilo, n-propilo, iso-propilo, n-butilo, iso-butilo, n-pentilo o n-hexilo. En otra realización, RI es un alquilo C1-6 sustituido por un grupo OH o NMe2 tal como -CH2CH2OH o -CH2CH2NMe2. En otra realización (c), Y1 puede ser un grupo de estructura general
A O Rm OA,ARn
en el que Rm es hidrógeno, metilo o iso-propilo y Rn es alquilo C1-6 , por ejemplo, metilo, etilo, iso-propilo, terc-butilo, cicloalquilo por ejemplo, ciclobutilo, ciclopentilo, ciclohexilo, heterociclilo, por ejemplo, 4-tetrahidropiranilo, arilo, por ejemplo, fenilo, fenilo sustituido, heteroarilo, por ejemplo, 2-, 3- o 4-piridilo
En otra realización (d), Y1 puede ser un grupo de estructura general

en donde Rq y Rr son independientemente hidrógeno, fenilo, naftilo, alquilo, Et2NCOCH2-, o Rq y Rr pueden formar un anillo C1-6 , tal como una saligenina.
En otra realización, los compuestos de fórmula (I) pueden ser profármacos dobles, en donde X1 y Y1 son como se han definido anteriormente en cualquier combinación.
También se describen en esta memoria todos los profármacos de los compuestos de fórmula (I) y sus sales farmacéuticamente aceptables, que después de una administración al receptor son capaces de proporcionar (directa o indirectamente) un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, o un metabolito activo o residuo del mismo. Otros profármacos adecuados de los compuestos de fórmula (I) son fácilmente evidentes para una persona experta en la técnica (véase, por ejemplo, Burger's Medicinal Chemistry and Drug Discovery, 5S edición, vol 1: Principles and Practice, y J. Rautio et al. (Nature Reviews Drug Discovery 2008, 7, 255-270).
Preparación del compuesto
Los compuestos de la invención se pueden preparar mediante una variedad de métodos, que incluyen la química convencional. Cualquier variable definida previamente continuará teniendo el significado previamente definido a menos que se indique lo contrario. A continuación se exponen métodos sintéticos generales ilustrativos y después se preparan compuestos específicos de la invención en los Ejemplos de trabajo.
Los compuestos de fórmula estructural (I) se pueden preparar mediante un procedimiento que implica una primera desprotección, es decir, escisión del grupo éster, seguida opcionalmente por una conversión a una sal, de un compuesto de fórmula estructural (II):

en donde R1, es como se ha definido anteriormente y
R2 es un grupo alquilo C1 a C6, por ejemplo, terc-butilo, metilo o un grupo alcohol quiral tal como (-)-mentilo, p. ej., (1R, 2S, 5R)-2-isopropil-5-metilciclohexanol.
La desprotección del compuesto de fórmula estructural (II) en donde R2 es terc-Bu se puede lograr por hidrólisis ácida usando, por ejemplo, ácido clorhídrico, bromhídrico, sulfúrico o trifluoroacético, en un disolvente inerte, tal
como diclorometano, 2-metil-tetrahidrofurano, tetrahidrofurano, 1,4-dioxano o ciclopentilmetiléter o agua.
Después de la escisión del grupo éster, el producto resultante se puede convertir en la sal requerida por métodos bien conocidos por los expertos en la técnica.
Los compuestos de fórmula estructural (II) se pueden obtener por hidrogenación catalítica sobre un catalizador, tal como paladio sobre carbono, de compuestos de fórmula estructural (III):

en donde R1 y R2 son como se han definido anteriormente. La hidrogenación puede llevarse a cabo a presión atmosférica, o a una presión ligeramente superior de hidrógeno gaseoso, tal como 2 a 10 atmósferas, en un disolvente adecuado tal como EtOH, MeOH o una mezcla de ambos.
Los compuestos de fórmula estructural (III) se pueden preparar mediante un procedimiento que implica la reacción de compuestos de fórmula estructural (IV):

en donde R1 y R2 son como se han definido anteriormente, y la geometría del doble enlace puede ser (E) o una mezcla de isómeros (E) y (Z), preferiblemente isómero (E) puro con un ácido borónico o un éster boronato de fórmula estructural (V):

en donde R1 es como se ha definido anteriormente, y R3 representa hidrógeno o un grupo alquilo C1 a C6, tal como pinacol, en presencia de un catalizador adecuado, opcionalmente en presencia de un ligando quiral, a una temperatura elevada y en presencia de una base.
Los compuestos de fórmula estructural (V) se pueden usar como el ácido borónico puro (R3 = H), o como un éster de ácido borónico (R3 = grupo alquilo), que puede convertirse in situ en el ácido borónico en presencia de agua y una base, tal como hidróxido de potasio.
El procedimiento de condensación de compuestos de fórmulas estructurales (IV) y (V) se realiza en presencia de un catalizador adecuado, tal como un catalizador de rodio, preferiblemente un dímero de cloro(1,5-ciclooctadien)rodio(I) en aproximadamente 5% molar, en un disolvente inerte miscible en agua, tal como 1,4-dioxano, en presencia de una base, tal como hidróxido de potasio, a temperatura elevada, tal como 50 a 90°C. El proceso de condensación se lleva a cabo en condiciones estrictamente anaeróbicas, en donde la mezcla de reacción se purga con un gas inerte, tal como nitrógeno, y se evacúa a presión reducida, repitiendo el proceso de evacuación y purga con nitrógeno varias veces, por ejemplo, tres veces.
Este procedimiento produce dos diastereoisómeros, en una relación de aproximadamente 1:1, que se pueden separar por cristalización, cromatografía o por HPLC. El método preferido de separación es una HPLC quiral sobre un soporte quiral, tal como Chiralpak OD-H. La relación entre los diastereoisómeros formados se puede aumentar sustancialmente, por ejemplo, a más de 80:20, en presencia de 10% de aditivos, tales como ligandos quirales. Esos aditivos incluyen ligandos de fosfina enantioméricamente puros, por ejemplo, (fi)-(+)-2,2'-bis(difenilfosfino)-1,1'-binaftaleno [(fi)-BINAP], que proporciona como isómero principal el diastereoisómero biológicamente más activo. La configuración en ese centro asimétrico bencílico es (S).
Se ha encontrado que la relación diastereoisomérica depende del tamaño del grupo alquilo R2. Por lo tanto, cuando R2 es terciario, se obtenía una relación más alta del isómero principal deseado. Un grupo alquilo R2 más preferido es terc-Bu que producía una relación diastereoisomérica de hasta 91:9. La relación diastereoisomérica puede incrementarse adicionalmente, por ejemplo, a más de 99:1, mediante HPLC quiral, o mediante cristalización.
Los compuestos de fórmula estructural (IV) se pueden preparar mediante una reacción de (fi)-2-(2-(pirrolidin-3-il)etil)-1,8-naftiridina [compuesto de fórmula estructural (VI)] con un compuesto de fórmula estructural (VII):
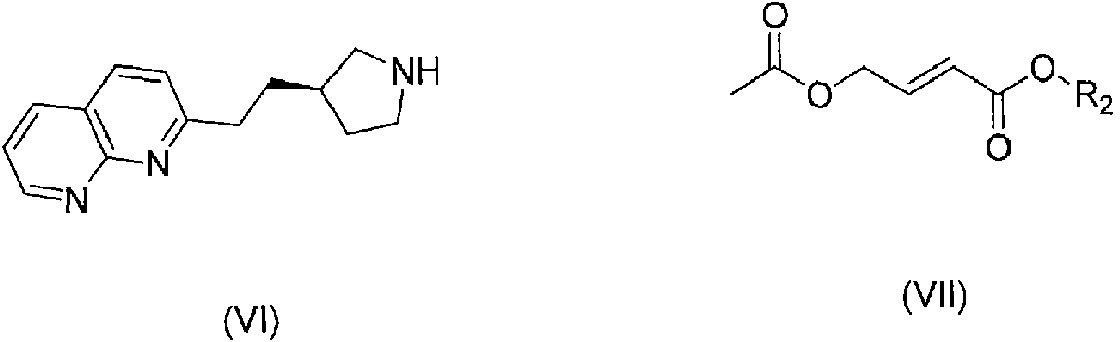
en presencia de aproximadamente 10% de un catalizador de paladio adecuado, en un disolvente inerte adecuado, tal como DCM, en presencia de una base de amina terciaria, tal como trietilamina o diisopropiletilamina, y a temperatura ambiente. Los catalizadores de paladio adecuados poseen preferiblemente un ligando bidentado, tal como dos grupos difenilfosfina, por ejemplo, 1,1'-bis(difenilfosfino)ferrocen]dicloropaladio(II) [Pd(dppf)Cl2]. El compuesto de fórmula estructural (VI) puede usarse como la base libre, o generarse in situ a partir de una sal, tal como la sal diclorhidrato, en presencia de una base de amina terciaria.
El compuesto de fórmula estructural (VI) [(R)-2-(2-(pirrolidin-3-il)etil)-1,8-naftiridina] se puede preparar por los métodos descritos en esta memoria. A modo de ilustración, (R)-2-(2-(pirrolidin-3-il)etil)-1,8-naftiridina se puede preparar por los métodos descritos en el Esquema 1.
Esquema 1
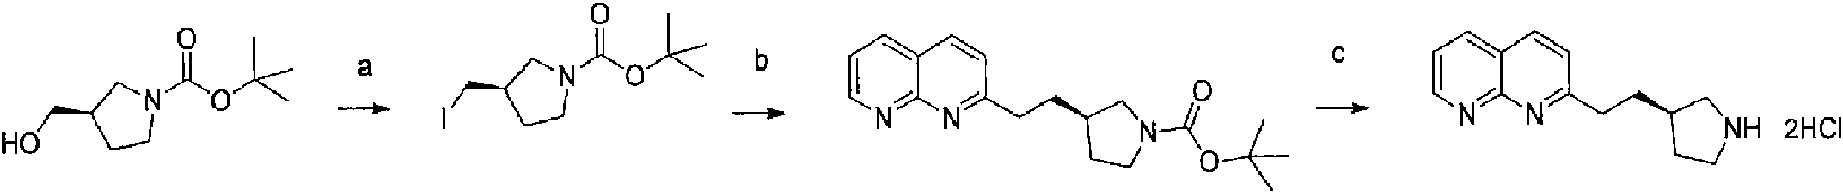
Reactivos y condiciones: (a) yodo, imidazol, trifenilfosfina, DCM, 0°C; (b) 2-metil-[1,8]-naftiridina, LiN(TMS)2, THF, 0°C; (c) HCl 4 M en dioxano.
(fi)-3-(Hidroximetil)pirrolidin-1-carboxilato de terc-butilo está disponible comercialmente en Fluorochem, o BePharm Ltd, y 2-metil-[1,8]-naftiridina está disponible comercialmente, por ejemplo, en Manchester Organics Ltd, Aldrich o Alfa Aesar.
El compuesto de fórmula estructural (VII) se puede preparar por los métodos descritos en esta memoria. A modo de ilustración, el compuesto de fórmula estructural (VII), en donde R2 es terc-butilo, y el doble enlace que tiene la geometría (£), se puede preparar mediante el método descrito en el Esquema 2.
Esquema 2

Reactivos y condiciones: (a) isobutileno, H2SO4 conc., éter dietílico, 24 h; (b) acetato de potasio, acetonitrilo, 60°C, 4 h. El ácido (E)-4-bromobut-2-enoico se preparó de acuerdo con el procedimiento de la bibliografía [T. Den Hartog, D. J. Van Dijken, A. J. Minnaard, B. L. Feringa Tetrahedron: Asymmetry 2010, 21, 1574-1584].
Un compuesto de fórmula estructural (V), en donde R1 es H, por ejemplo, el ácido (3-morfolinofenil)borónico, está
disponible comercialmente en Combi-Blocks Inc.
Los compuestos de fórmula estructural (V), en donde Ri es un grupo ciclopropilo y R3 es pinacol, se pueden preparar mediante una reacción de compuestos de fórmula estructural (VIII):

con bis(pinacolato)diboro (disponible en Aldrich), en presencia de un catalizador de iridio, tal como el dímero de metoxi(1,5-ciclooctadien)iridio (I), y en presencia de un ligando, tal como 4,4'-di-terc-butil-2,2'-bipiridina, en un disolvente inerte, tal como éter de terc-butil metilo, y a una temperatura elevada, tal como a aproximadamente 80°C, preferiblemente en un horno microondas.
Los compuestos de fórmula estructural (VIII), en donde Ri es un grupo ciclopropilo, se pueden preparar a partir de 1,3-dibromobenceno por la ruta sintética descrita en el Esquema 3 y por los métodos descritos en esta memoria en la sección experimental.
Esquema 3
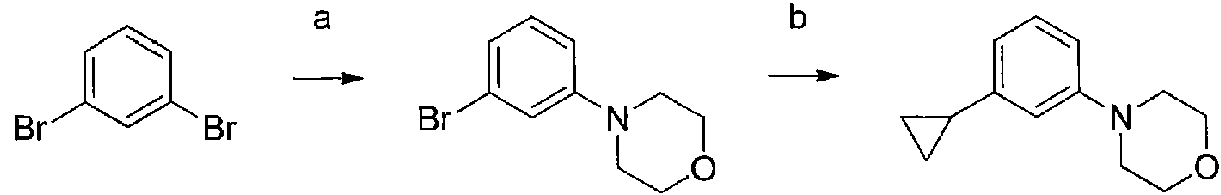
Reactivos y condiciones: (a) morfolina, Pd2(dba)3, NaOBu-t, BINAP, tolueno, horno microondas, 50°C; (b) bromuro de ciclopropilmagnesio en THF, aducto de PdCl2(dppf)-CH2Cl2 , 70°C.
Los compuestos de fórmula estructural (V), en donde R1 es 1 H-pirazol, se pueden preparar a partir de 1,3-dibromo-5-yodobenceno por la ruta sintética descrita en el Esquema 4 y por los métodos descritos en esta memoria en la sección experimental.
Esquema 4

Reactivos y condiciones: (a) 1 H-pirazol, Cs2CO3, CuI, acetonitrilo, reflujo; (b) morfolina, Pd2(dba)3, NaOBu-t, BINAP, tolueno, horno microondas, 90°C; (c) 4,4,4',4',5,5,5',5'-octametil-2,2'-bi(1,3,2-dioxaborolano), PdCL(dppf), KOAc, DMF, horno microondas, 115°C, 1 h.
Los compuestos de fórmula estructural (V), en donde R1 es 3-metil-1 H-pirazol, se pueden preparar a partir de 1,3 dibromo-5-yodobenceno por la ruta sintética descrita en el Esquema 5 y por los métodos descritos en esta memoria en la sección experimental.
Esquema 5

Reactivos y condiciones: (a) 3-metil-1 H-pirazol, Cs2CO3, CuI, acetonitrilo, reflujo; (b) morfolina, Pd2(dba)3, NaOBu-t,
BINAP, tolueno, reflujo; (c) 4,4,4’,4',5,5,5’,5'-octametil-2,2'-bi(1,3,2-dioxaborolano), PdCl2(dppf), KOAc, DMF, horno microondas, 115°C, 1 h.
Los compuestos de fórmula estructural (V), en donde R1 es 3,5-dimetil-1 H-pirazol, se pueden preparar a partir de 1,3-dibromoanilina por la ruta sintética descrita en el Esquema 6 y por los métodos descritos en esta memoria en la sección experimental.
Esquema 6

Reactivos y condiciones: (a) i) nitrito de sodio, ácido sulfúrico, agua, 0°C; ii) (fi)-5-((S)-1,2-dihidroxietil)-3,4-dihidroxifuran-2(5H)-ona, agua; iii) pentano-2,4-diona, 80°C; (b) morfolina, Pd2(dba)3, NaOBu-t, BINAP, tolueno, reflujo; (c) 4,4,4’,4',5,5,5’,5'-octametil-2,2'-bi(1,3,2-dioxaborolano), PdCL(dppf), X-PhOS, KOAc, 1,4-dioxano, 110°C, 1 h. La secuencia para llevar a cabo las etapas sintéticas se puede alterar, por ejemplo, la etapa de hidrogenación para formar el anillo de tetrahidronaftridina se puede llevar a cabo en un estadio más temprano que en el penúltimo estadio.
En una ruta sintética alternativa, los compuestos de fórmula estructural (II) se pueden preparar mediante un acoplamiento de Suzuki del compuesto de fórmula estructural (IX):

en donde R2 es como se ha definido previamente, con un ácido pirazolborónico apropiado o un éster, tal como éster de pinacol (disponible, por ejemplo, en Aldrich o ChemBridge) usando un catalizador adecuado, tal como un complejo de cloruro de 2'-(dimetilamino)-2-bifenilil-paladio (II) y dinorbornilfosfina (disponible en Aldrich) en presencia de fosfato de tripotasio acuoso en un disolvente tal como etanol y a una temperatura elevada, por ejemplo, aproximadamente 130°C, preferiblemente en un reactor de microondas. Esta ruta ha sido investigada con compuestos en donde R1 es un pirazol ligado a C o pirazol sustituido, tal como un anillo de 1 H-pirazol-5-ilo o 3-metil-1 H-pirazol-5-ilo. Cuando R2 es metilo, el grupo éster de (II) se puede hidrolizar en las condiciones de reacción y proporcionar (I) directamente sin la necesidad de aislar (II).
Los compuestos de fórmula estructural (IX) se pueden preparar a partir de compuestos de fórmula estructural (X):
mediante una reacción con el compuesto de fórmula estructural (XI):

ácido 3-bromo-5-morfolinofenilborónico (disponible en CombiBlocks) o un éster borónico apropiado, tal como un éster de pinacol, y en presencia de un catalizador apropiado, tal como el dímero de cloro(1,5-ciclooctadien)rodio(I) (disponible en Aldrich), en presencia de un ligando quiral, tal como (R)-BINAP (disponible en Aldrich)) y en presencia de una base, tal como KOH acuoso, en un disolvente inerte, tal como 1,4-dioxano, a una temperatura elevada, por ejemplo, aproximadamente 75°C, y bajo una atmósfera inerte, tal como nitrógeno.
La reacción en ausencia del ligando quiral proporciona una mezcla 1:1 de diastereoisómeros en el centro quiral bencílico recién generado. Los isómeros se pueden separar mediante cromatografía, tal como HPLC quiral preparativa. La presencia de (R)-BINAP aumenta la relación de los isómeros a >80:20 a favor del diastereoisómero requerido. Los isómeros se pueden separar por HPLC quiral en una columna tal como Chiralcel OJ H.
Los compuestos de fórmula estructural (X) se pueden preparar a partir del compuesto de fórmula estructural (XII):

ya sea por reacción con un compuesto de fórmula (VII), en presencia de aproximadamente 10% de un catalizador de paladio adecuado, en un disolvente inerte adecuado, tal como DCM, en presencia de una base de amina terciaria, tal como trietilamina o diisopropiletilamina y a temperatura ambiente. Los catalizadores de paladio adecuados incluyen, por ejemplo, 1,1'-bis(difenilfosfino)ferrocen]dicloropaladio (II) [Pd(dppf)CI2]. El compuesto de fórmula estructural (XII) se puede usar como la base libre, o se puede generar in situ a partir de una sal, tal como la sal diclorhidrato, en presencia de una base de amina terciaria. Alternativamente, la alquilación del compuesto de fórmula estructural (XII) se puede realizar usando un bromuro apropiado, tal como (XIII):

en presencia de una base orgánica terciaria, tal como diisopropiletilamina, o trietilamina en un disolvente inerte, tal como diclorometano y a una temperatura reducida, tal como 0°C. Los compuestos de fórmula estructural (XIII) están disponibles comercialmente, por ejemplo, cuando R2 es metilo, (£)-4-bromobut-2-enoato de metilo está disponible en Aldrich o cuando R2 es tere-butilo se puede sintetizar por el método descrito en el Esquema 2.
El compuesto de fórmula estructural (XII) se puede preparar a partir del compuesto de fórmula estructural (XIV):

mediante tratamiento con un ácido, tal como HCI en dioxano o TFA en diclorometano.
El compuesto de fórmula estructural (XIV) se puede preparar a partir de un compuesto de fórmula estructural (XV) mediante hidrogenación catalítica selectiva sobre un catalizador tal como Pd sobre C o Rh sobre C, preferiblemente Rh sobre carbono en un disolvente inerte, tal como acetato de etilo.
Los compuestos de fórmula estructural (XV) en donde Y1 es hidrógeno y X1 es alcoxi, se pueden preparar a partir de un compuesto de fórmula (I) mediante la reacción con un alcohol apropiado en presencia de HATU y una base
orgánica tal como diisopropiletilamina en diclorometano. El éster resultante se puede convertir opcionalmente en una sal, tal como 4-toluenosulfonato, mediante la reacción con un equivalente de ácido.
Se apreciará que en cualquiera de las rutas descritas anteriormente, puede ser ventajoso proteger uno o varios grupos funcionales. Ejemplos de grupos protectores y de medios para su eliminación se pueden encontrar en T. W. Greene 'Protective Groups in Organic Syntesis' (3a edición, J. Wiley and Sons, 1999). Los grupos protectores de amina adecuados incluyen acilo (por ejemplo, acetilo, carbamato (por ejemplo, 2’,2',2'-tricloroetoxicarbonilo, benciloxicarbonilo o t-butoxicarbonilo) y arilalquilo (por ejemplo, bencilo), los cuales se pueden eliminar mediante hidrólisis (por ejemplo, usando un ácido tal como ácido clorhídrico en dioxano o ácido trifluoroacético en diclorometano) o de forma reductora (por ejemplo, hidrogenólisis de un grupo bencilo o benciloxicarbonilo o mediante una eliminación reductora de un grupo 2’,2',2'-tricloroetoxicarbonilo usando zinc en ácido acético) según corresponda. Otros grupos protectores de amina adecuados incluyen trifluoroacetilo (-COCF3) que se puede eliminar por hidrólisis catalizada por bases.
Se apreciará que en cualquiera de las rutas descritas anteriormente, se puede variar el orden preciso de las etapas sintéticas por las que se introducen en la molécula los diversos grupos y restos. Estará dentro de la habilidad del experto en la materia asegurar que los grupos o restos introducidos en una fase del procedimiento no se vean afectados por las posteriores transformaciones y reacciones, y seleccionar el orden de las etapas sintéticas de acuerdo con esto.
La configuración absoluta del compuesto de fórmula (I) se puede obtener siguiendo una síntesis asimétrica enantioselectiva independiente a partir de un compuesto intermedio de configuración absoluta conocida. De forma alternativa, un compuesto (I) enantioméricamente puro se puede convertir en un compuesto con una configuración absoluta que sea conocida. En cualquier caso, se puede usar una comparación de los datos espectroscópicos, rotación óptica y tiempos de retención en una columna de HPLC analítica para confirmar la configuración absoluta. Cuando sea posible, una tercera opción es la determinación de la configuración absoluta a través de cristalografía de rayos X.
También se cree que ciertos compuestos de las fórmulas (II) a (XIV) son novedosos y, por lo tanto, forman otro aspecto adicional de la invención.
Métodos de uso
Se cree que los compuestos de fórmula (I) y las sales de los mismos tienen actividad antagonista de la integrina av, en particular, actividad de receptor de avp6, y por tanto tienen una utilidad potencial en el tratamiento de enfermedades o afecciones para las que está indicado un antagonista de avp6.
Por tanto, la presente invención proporciona un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo para uso en terapia. El compuesto de fórmula (I) o la sal farmacéuticamente aceptable del mismo puede ser para uso en el tratamiento de una enfermedad o afección para la que está indicado un antagonista de la integrina avp6. Por tanto, la presente invención proporciona un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo para uso en el tratamiento de una enfermedad o afección para la que está indicado un antagonista de la integrina avp6.
También se describe en la presente memoria el uso de un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo en la preparación de un medicamento para el tratamiento de una enfermedad o afección para la que está indicado un antagonista de la integrina avp6.
También se describe en la presente memoria un método para tratar una enfermedad o afecciones para las cuales está indicado un antagonista de la integrina avp6 en un sujeto que lo necesita, que comprende administrar una cantidad terapéuticamente eficaz del compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo. Adecuadamente, el sujeto que lo necesita es un mamífero, particularmente un ser humano.
Tal y como se usa en la presente memoria, la expresión «cantidad eficaz» quiere decir una cantidad de un fármaco o agente farmacéutico que provocará la respuesta biológica o médica de un tejido, sistema, animal o ser humano que se está buscando, por ejemplo, a través de un investigador o un médico. Además, la expresión «cantidad terapéuticamente eficaz» quiere decir cualquier cantidad que, en comparación con un sujeto correspondiente que no ha recibido esa cantidad, da como resultado una mejora en el tratamiento, curación, prevención o mejoría de una enfermedad, trastorno o efecto secundario, o una disminución de la tasa de avance de una enfermedad o trastorno. La expresión también incluye dentro de su alcance cantidades eficaces para potenciar una función fisiológica normal. Las enfermedades fibróticas implican la formación de un exceso de tejido conjuntivo fibroso en un órgano o tejido en un proceso reparador o reactivo. Se cree que los antagonistas de avp6 son útiles en el tratamiento de varias de tales enfermedades o afecciones incluyendo las dependientes de la función de la integrina avp6 y de la activación del factor de crecimiento transformante beta por medio de integrinas alfa v. Las enfermedades pueden incluir, sin estar limitadas a las mismas: fibrosis pulmonar (por ejemplo, fibrosis pulmonar idiopática, neumonía intersticial no
específica (NINE), neumonía intersticial usual (NIU), síndrome de Hermansky-Pudlak, fibrosis masiva progresiva (una complicación de la neumoconiosis de los mineros), fibrosis pulmonar relacionada con enfermedades del tejido conjuntivo, fibrosis de las vías respiratorias en asma y EPOC, fibrosis asociada al SDRA (síndrome de dificultad respiratoria aguda), lesión pulmonar aguda, fibrosis inducida por radiación, fibrosis pulmonar familiar, hipertensión pulmonar); fibrosis renal (nefropatía diabética, nefropatía de IgA, nefritis lúpica, glomeruloesclerosis focal segmentaria (GEFS), nefropatía de trasplante, nefropatía autoinmunitaria, nefropatía farmacógena, nefropatía relacionada con la hipertensión, fibrosis sistémica nefrogénica); fibrosis hepáticas (fibrosis inducida víricamente (por ejemplo, hepatitis C o B), hepatitis autoinmunitaria, cirrosis biliar primaria, hepatopatía alcohólica, esteatosis hepática no alcohólica incluyendo esteatohepatitis no alcohólica (EHNA), fibrosis hepática congénita, colangitis esclerosante primaria, hepatitis farmacógena, cirrosis hepática); fibrosis cutáneas (cicatriz hipertrófica, esclerodermia, queloides, dermatomiositis, fascitis eosinofílica, contractura de Dupuytren, síndrome de Ehlers-Danlos, enfermedad de La Peyronie, epidermólisis ampollosa distrófica, fibrosis submucosa oral); fibrosis oculares (degeneración macular relacionada con la edad (DMRE), edema macular diabético, queratoconjuntivitis seca, glaucoma), nefelio, lesión corneal y cicatrización corneal, prevención de cicatrización de ampollas filtrantes después de una cirugía de trabeculectomía; fibrosis cardiaca (insuficiencia cardiaca congestiva, ateroesclerosis, infarto de miocardio, fibrosis endomiocárdica, miocardiopatía hipertrófica (MCH)) y otras afecciones fibróticas diversas (fibrosis mediastínica, mielofibrosis, fibrosis retroperitoneal, enfermedad de Crohn, neurofibromatosis, liomiomas uterinos (miomas uterinos), rechazo crónico de órgano trasplantado. Existen beneficios adicionales para la inhibición adicional de las integrinas avp1, avps o avp8.
Además, también se pueden tratar lesiones precancerosas o cánceres asociados a integrinas avp6 (estos pueden incluir cánceres endometriales, basocelulares, hepáticos, de colon, cervicouterinos, orales, de páncreas, de mama y de ovario, sarcoma de Kaposi, tumores de células gigantes y estroma asociado a cáncer, pero sin limitarse a estos). También se pueden beneficiar las afecciones que pueden beneficiarse de los efectos sobre la angiogénesis (por ejemplo, tumores sólidos).
La expresión «enfermedad o afección para la que está indicado un antagonista de avp6», se entiende que incluye cualquiera o todas los estados de enfermedad anteriores.
En una realización, la enfermedad o afección para la que está indicado un antagonista de avp6 es la fibrosis pulmonar idiopática.
En otra realización, la enfermedad o afección para la que está indicado un antagonista de avp6 se selecciona a partir de nefelio, lesión corneal y cicatrización corneal.
Composiciones
Si bien es posible que, para el uso en la terapia, se pueda administrar un compuesto de fórmula (I), así como sales farmacéuticamente aceptables del mismo, como producto químico en bruto, es común presentar el principio activo como una composición farmacéutica.
Por lo tanto, la presente invención proporciona en otro aspecto una composición farmacéutica que comprende un compuesto de fórmula (I) o una sal farmacéuticamente aceptable y uno o varios vehículos, diluyentes y/o excipientes farmacéuticamente aceptables. Los compuestos de la fórmula (I) y las sales farmacéuticamente aceptables son como se han descrito anteriormente. El (los) vehículo(s), diluyente(s) o excipiente(s) debe(n) ser aceptable(s) en el sentido de ser compatible(s) con los otros ingredientes de la composición y no ser perjudicial(es) para el receptor de los mismos.
De acuerdo con otro aspecto de la invención, también se proporciona un procedimiento para la preparación de una composición farmacéutica que incluye mezclar por adición un compuesto de la fórmula (I), o una sal farmacéuticamente aceptable del mismo, con uno o varios vehículos, diluyentes o excipientes farmacéuticamente aceptables. La composición farmacéutica puede ser para uso en el tratamiento de cualquiera de las afecciones descritas en la presente memoria.
Se proporciona además una composición farmacéutica para el tratamiento de enfermedades o afecciones para las que está indicado un antagonista de la integrina avp6 que comprende un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo.
Se proporciona además una composición farmacéutica que comprende de 0,01 mg a 3000 mg de un compuesto de fórmula (I) o una sal farmacéutica del mismo y de 0,1 g a 2 g de uno o varios vehículos, diluyentes o excipientes farmacéuticamente aceptables.
Ya que los compuestos de fórmula (I) están destinados a un uso en composiciones farmacéuticas, se entenderá fácilmente que cada uno se proporciona preferentemente en forma sustancialmente pura, por ejemplo, pura al menos en un 60%, más adecuadamente pura al menos en un 75% y preferentemente pura al menos en un 85%, en especial pura al menos en un 98% (% en una base de peso por peso).
Las composiciones farmacéuticas se pueden presentar en forma de dosis unitarias que contienen una cantidad
predeterminada de principio activo por dosis unitaria. Las composiciones de dosificación unitaria preferentes son las que contienen una dosis diaria o una subdosis, o una fracción apropiada de las mismas, de un principio activo. Tales dosis unitarias se pueden administrar, por tanto, más de una vez al día. Las composiciones de dosificación unitaria preferentes son las que contienen una dosis diaria o subdosis (para su administración más de una vez al día), como se ha indicado anteriormente en la presente memoria, o una fracción apropiada de las mismas, de un principio activo. Las composiciones farmacéuticas se pueden adaptar para su administración por cualquier vía apropiada, por ejemplo, por la vía oral (incluyendo bucal o sublingual), rectal, inhalatoria, intranasal, tópica (incluyendo bucal, sublingual o transdérmica), vaginal, ocular o parenteral (incluyendo subcutánea, intramuscular, intravenosa o intradérmica). Tales composiciones se pueden preparar por cualquier método conocido en la técnica de farmacia, por ejemplo, mezclando el principio activo con el (los) vehículo(s) o excipiente(s).
En una realización, la composición farmacéutica está adaptada para su administración oral.
Las composiciones farmacéuticas adaptadas para una administración oral se pueden presentar como unidades discretas tales como cápsulas o comprimidos; polvos o gránulos; soluciones o suspensiones en líquidos acuosos o no acuosos; espumas o batidos comestibles o emulsiones líquidas de aceite en agua o emulsiones líquidas de agua en aceite.
Por ejemplo, para la administración oral en forma de un comprimido o una cápsula, el componente farmacológico activo se puede combinar con un vehículo inerte farmacéuticamente aceptable no tóxico, oral, tal como etanol, glicerol, agua y similares. Se pueden preparar polvos adecuados para su incorporación en comprimidos o cápsulas, reduciendo el compuesto a un tamaño de partícula fino adecuado (por ejemplo, por micronización) y mezclando con un vehículo farmacéutico preparado de forma similar, tal como un carbohidrato comestible, como por ejemplo, almidón o manitol. También puede estar presente un agente saborizante, conservante, dispersante y colorante. Las cápsulas se pueden producir preparando una mezcla en polvo, como se ha descrito anteriormente y rellenando las cubiertas de gelatina formadas. Se pueden añadir agentes antiapelmazantes y lubricantes tales como sílice coloidal, talco, estearato de magnesio, estearato de calcio o polietilenglicol sólido, a la mezcla en polvo antes de la operación de llenado. También se puede añadir un agente disgregante o solubilizante tal como agar-agar, carbonato de calcio o carbonato de sodio para mejorar la disponibilidad del medicamento cuando la cápsula se ingiere.
Además, cuando se desee o sea necesario, también se puede incorporar a la mezcla aglutinantes, agentes antiapelmazantes, lubricantes, agentes edulcorantes, saborizantes, agentes disgregantes y agentes colorantes adecuados. Los aglutinantes adecuados incluyen almidón, gelatina, azúcares naturales tales como glucosa o betalactosa, edulcorantes de maíz, gomas naturales y sintéticas tales como goma arábiga, goma de tragacanto o alginato de sodio, carboximetilcelulosa, polietilenglicol, ceras y similares.
Los lubricantes usados en estas formas de dosificación incluyen: oleato de sodio, estearato de sodio, estearato de magnesio, benzoato de sodio, acetato de sodio, cloruro de sodio y similares.
Los disgregantes incluyen, sin limitación, almidón, metilcelulosa, agar, bentonita, goma de xantano y similares. Los comprimidos se formulan, por ejemplo, preparando una mezcla en polvo, granulando o formando lingotes, añadiendo un lubricante y un disgregante y prensando en comprimidos. Se prepara una mezcla en polvo mezclando el compuesto, molido adecuadamente, con un diluyente o base como se ha descrito anteriormente, y opcionalmente, con un aglutinante tal como carboximetilcelulosa, un alginato, gelatina o polivinilpirrolidona, un retardante de solución tal como parafina, un acelerador de resorción tal como una sal cuaternaria y/o un agente de absorción tal como bentonita, caolín o fosfato de dicalcio. La mezcla en polvo se puede granular por humectación con un aglutinante tal como jarabe, pasta de almidón, mucílago de acadia o soluciones de materiales celulósicos o poliméricos y forzándola a pasar a través de un tamiz. Como alternativa a la granulación, se puede hacer pasar la mezcla en polvo a través de una máquina para formar comprimidos y el resultado son lingotes formados imperfectamente que se rompen en gránulos. Los gránulos se pueden lubricar para evitar que se adhieran a los moldes que forman los comprimidos por medio de la adición de ácido esteárico, una sal de estearato, talco o aceite mineral. La mezcla lubricada se comprime a continuación en comprimidos. Los compuestos de la presente invención también se pueden combinar con un vehículo inerte fluido y comprimirse en comprimidos directamente sin pasar a través de las etapas de granulación o pegado. Se puede proporcionar un recubrimiento protector transparente u opaco que consiste en un recubrimiento sellante de goma laca, un recubrimiento de azúcar o material polimérico y un recubrimiento pulido de cera. Se pueden añadir tintes a estos recubrimientos para distinguir dosificaciones unitarias diferentes.
Se pueden preparar fluidos orales tales como solución, jarabes y elixires en forma de dosificación unitaria de modo que una cantidad dada contenga una cantidad predeterminada del compuesto. Se pueden preparar jarabes disolviendo el compuesto en una solución acuosa adecuadamente saborizada, mientras que se preparan elixires a través del uso de un vehículo alcohólico no tóxico. Se pueden formular suspensiones dispersando el compuesto en un vehículo no tóxico. También se pueden añadir solubilizantes y emulsionantes, tales como alcoholes isoestearílicos etoxilados y éteres de polioxietilensorbitol, conservantes, aditivos saborizantes tales como aceite de menta o edulcorantes naturales o sacarina u otros edulcorantes artificiales y similares.
Cuando sea apropiado, se pueden microencapsular composiciones de unidad de dosificación para una
administración oral. También se puede preparar la formulación para prolongar o mantener la liberación como, por ejemplo, recubriendo o incrustando material particulado en polímeros, cera o similares.
Los compuestos de la invención también se pueden administrar en forma de sistemas de suministro de liposomas, tales como vesículas unilaminares pequeñas, vesículas unilaminares grandes y vesículas multilaminares. Se pueden formar liposomas a partir de varios fosfolípidos, tales como colesterol, estearilamina o fosfatidilcolinas.
Las composiciones farmacéuticas adaptadas para una administración transdérmica se pueden presentar como parches discretos destinados a permanecer en contacto íntimo con la epidermis del receptor durante un periodo de tiempo prolongado.
Las composiciones farmacéuticas adaptadas para una administración tópica se pueden formular como pomadas, cremas, suspensiones, lociones, polvos, soluciones, pastas, geles, pulverizaciones, aerosoles o aceites.
Para tratamientos de los ojos u otros tejidos externos, por ejemplo, la boca y la piel, las composiciones se aplican preferentemente como pomada o crema tópica. Cuando se formula en una pomada, el principio activo se puede emplear con una base de pomada parafínica o una miscible con agua. De forma alternativa, el principio activo se puede formular en una crema con una base de crema de aceite en agua o una base de agua en aceite. Los compuestos de esta invención se pueden administrar como colirios tópicos. Los compuestos de esta invención se pueden administrar por medio de una vía subconjuntival, intracameral o intravítrea, lo que necesitaría intervalos de administración que fueran mayores que a diario.
Las formulaciones farmacéuticas adaptadas para administraciones tópicas para los ojos incluyen colirios en donde el principio activo se disuelve o suspende en un vehículo adecuado, en especial un disolvente acuoso. Las formulaciones que se van a administrar en los ojos tendrán un pH y una osmolalidad compatibles oftálmicamente. En una composición de la invención se pueden incluir uno o varios agentes tamponadores y/o agentes de ajuste del pH, oftálmicamente aceptables, incluyendo ácidos tales como ácidos acético, bórico, cítrico, láctico, fosfórico y clorhídrico; bases tales como hidróxido de sodio, fosfato de sodio, borato de sodio, citrato de sodio, acetato de sodio y lactato de sodio y tampones tales como citrato/dextrosa, bicarbonato de sodio y cloruro de amonio. Esos ácidos, bases y tampones se pueden incluir en una cantidad requerida para mantener el pH de la composición en un intervalo oftálmicamente aceptable. En la composición se pueden incluir una o más sales oftálmicamente aceptables en una cantidad suficiente para llevar la osmolalidad de la composición a un intervalo oftálmicamente aceptable. Esas sales incluyen las que tienen cationes de sodio, potasio o amonio y aniones de cloruro, citrato, ascorbato, borato, fosfato, bicarbonato, sulfato, tiosulfato o bisulfito.
El dispositivo de suministro ocular se puede diseñar para la liberación controlada de uno o más agentes terapéuticos con múltiples tasas de liberación y cinéticas de dosificación sostenida y permeabilidad definidas. La liberación controlada se puede obtener a través del diseño de matrices poliméricas que incorporan diferentes elecciones y propiedades de polímeros biodegradables/bioerosionables (por ejemplo, poli(etileno-acetato de vinilo) (EVA), PVA superhidrolizado), hidroxialquilcelulosa (HPC), metilcelulosa (MC), hidroxipropilmetilcelulosa (HPMC) (todos por sus siglas en inglés), policaprolactona, poli(ácido glicólico), poli(ácido láctico), polianhídrido, de pesos moleculares poliméricos, cristalinidad polimérica, proporciones copoliméricas, condiciones de procesamiento, acabado superficial, geometría, adición de excipientes y recubrimientos poliméricos que potenciarán la difusión, erosión, disolución y ósmosis del fármaco.
Las formulaciones para el suministro de fármaco usando dispositivos oculares pueden combinar uno o varios agentes activos y adyuvantes apropiados para la vía de administración indicada. Por ejemplo, los agentes activos se pueden mezclar por adición con cualquier excipiente farmacéuticamente aceptable, lactosa, sacarosa, almidón en polvo, ésteres celulósicos de ácidos alcanoicos, ácido esteárico, talco, estearato de magnesio, óxido de magnesio, sales de sodio y calcio de ácidos fosfórico y sulfúrico, goma arábiga, gelatina, alginato de sodio, polivinilpirrolidina y/o poli(alcohol vinílico), comprimidos o encapsulados para una administración convencional. De forma alternativa, los compuestos se pueden disolver en polietilenglicol, propilenglicol, soluciones coloidales de carboximetilcelulosa, etanol, aceite de maíz, aceite de cacahuete, aceite de semilla de algodón, aceite de sésamo, goma de tragacanto y/o varios tampones. Los compuestos también se pueden mezclar con composiciones de polímeros tanto biodegradables como no biodegradables y un vehículo o diluyente que tenga una propiedad de retraso temporal. Los ejemplos representativos de composiciones biodegradables pueden incluir albúmina, gelatina, almidón, celulosa, dextranos, polisacáridos, poli(D, L-lactida), poli(D, L-lactida-co-glicolida), poli(glicolida), poli(hidroxibutirato), poli(alquilcarbonato) y poli(ortoésteres) y mezclas de los mismos. Los ejemplos representativos de polímeros no biodegradables pueden incluir copolímeros de EVA, caucho de silicona y poli(metilacrilato) y mezclas de los mismos. Las composiciones farmacéuticas para suministro ocular también incluyen una composición acuosa gelificable in situ. Una composición de ese tipo comprende un agente gelificante en una concentración eficaz para promover la gelificación cuando se pone en contacto con el ojo o con el líquido lagrimal. Los agentes gelificantes adecuados incluyen polímeros termoendurecibles, pero no se limitan a estos. La expresión «gelificable in situ», tal y como se usa en la presente memoria, incluye no solo líquidos de viscosidad baja que forman geles cuando se ponen en contacto con el ojo o con líquido lagrimal, sino que también incluye líquidos más viscosos tales como geles semifluidos y tixotrópicos que presentan un incremento sustancial en la viscosidad o la rigidez del gel después de la
administración en el ojo. Véase, por ejemplo, Ludwig (2005) Adv. Drug Deliv. Rev. 3; 57:1595-639, incorporado en la presente memoria como referencia con el fin de explicar los ejemplos de polímeros para uso en el suministro ocular de un fármaco.
Las composiciones farmacéuticas adaptadas para una administración tópica en la boca incluyen pastillas para chupar, pastillas y enjuagues bucales.
Las composiciones farmacéuticas adaptadas para una administración rectal se pueden presentar como supositorios o como enemas.
Las formas de dosificación para una administración nasal o inhalatoria se pueden formular convenientemente como aerosoles, soluciones, suspensiones, geles o polvos secos.
Para composiciones adecuadas y/o adaptadas para una administración inhalada, se prefiere que el compuesto de la invención esté en una forma de tamaño reducido de partículas, y más preferiblemente la forma de tamaño reducido se obtiene o es obtenible por micronización. El tamaño de partícula preferible del compuesto o sal de tamaño reducido (por ejemplo, micronizado) se define por un valor D50 de aproximadamente 0,5 a aproximadamente 10 micrómetros (por ejemplo, medido usando difracción láser).
Las formulaciones en aerosol, p. ej., para una administración inhalada, pueden comprender una solución o suspensión fina del principio activo en un disolvente acuoso o no acuoso farmacéuticamente aceptable. Las formulaciones en aerosol se pueden presentar en cantidades únicas o multidosis en forma estéril en un recipiente sellado, que puede estar en forma de un cartucho o de una recarga para usar con un dispositivo atomizador o inhalador. Alternativamente, el recipiente sellado puede ser un dispositivo dispensador unitario, tal como un inhalador nasal de dosis única o un dispensador de aerosol equipado con una válvula dosificadora (inhalador de dosis medida) que está destinado a su eliminación una vez que el contenido del recipiente se ha agotado.
Cuando la forma de dosificación comprende un dispensador de aerosol, preferiblemente contiene un propulsor adecuado a presión tal como aire comprimido, dióxido de carbono o un propulsor orgánico tal como un hidrofluorocarbono (HFC). Los propulsores de HFC adecuados incluyen 1,1,1,2,3,3,3-heptafluoropropano y 1,1,1,2-tetrafluoroetano. Las formas de dosificación en aerosol también pueden estar en forma de un atomizador de bomba. El aerosol presurizado puede contener una solución o una suspensión del compuesto activo. Esto puede requerir la incorporación de excipientes adicionales, por ejemplo, codisolventes y/o tensioactivos para mejorar las características de dispersión y la homogeneidad de las formulaciones en suspensión. Las formulaciones en solución también pueden requerir la adición de codisolventes tales como el etanol. También se pueden incorporar otros modificadores de excipientes para mejorar, por ejemplo, la estabilidad y/o el sabor y/o las características de masa de partículas finas (cantidad y/o perfil)de la formulación.
Para composiciones farmacéuticas adecuadas y/o adaptadas para una administración inhalada, la composición farmacéutica puede ser una composición inhalable en polvo seco. Una composición de ese tipo puede comprender una base en polvo tal como lactosa, glucosa, trehalosa, manitol o almidón, el compuesto de fórmula (I) o una sal del mismo (preferiblemente en forma de tamaño reducido de partículas, por ejemplo, en forma micronizada), y opcionalmente un modificador del rendimiento tal como L-leucina u otro aminoácido y/o sales metálicas de ácido esteárico tal como estearato de magnesio o calcio. Preferiblemente, la composición inhalable en polvo seco comprende una mezcla en polvo seco de lactosa y el compuesto de fórmula (I) o una sal del mismo. La lactosa es preferiblemente hidrato de lactosa, por ejemplo, lactosa monohidrato y/o es preferiblemente lactosa de grado de inhalación y/o de grado fino. Preferiblemente, el tamaño de partícula de la lactosa se define en un 90% o más (en peso o en volumen) de las partículas de lactosa que tienen menos de 1000 micrómetros (micras) (por ejemplo, 10 1000 micrómetros, por ejemplo, 30-1000 micrómetros) de diámetro, y/o 50% o más de las partículas de lactosa que tienen menos de 500 micrómetros (por ejemplo, 10-500 micrómetros) de diámetro. Más preferiblemente, el tamaño de partícula de la lactosa se define por un 90% o más de las partículas de lactosa que tienen menos de 300 micrómetros (por ejemplo, 10-300 micrómetros, por ejemplo, 50-300 micrómetros) de diámetro, y/o un 50% o más de las partículas de lactosa que tienen menos de 100 micrómetros de diámetro. Opcionalmente, el tamaño de partícula de la lactosa se define por un 90% o más de las partículas de lactosa que tienen menos de 100-200 micrómetros de diámetro, y/o un 50% o más de las partículas de lactosa que tienen menos de 40-70 micrómetros de diámetro. Lo más importante, es preferible que aproximadamente un 3 a aproximadamente un 30% (por ejemplo, aproximadamente un 10%) (en peso o en volumen) de las partículas tengan menos de 50 micrómetros o menos de 20 micrómetros de diámetro. Por ejemplo, sin limitación, una lactosa de grado de inhalación adecuada es la lactosa E9334 (10% de partículas finas) (Borculo Domo Ingredients, Hanzeplein 25, 8017 JD Zwolle, Países Bajos).
Opcionalmente, en particular para las composiciones inhalables en polvo seco, se puede incorporar una composición farmacéutica para una administración inhalada en una pluralidad de recipientes de dosis sellados (por ejemplo, que contengan la composición en polvo seco) montados longitudinalmente en una tira o cinta dentro de un dispositivo de inhalación adecuado. El recipiente se puede romper o se puede abrir por desprendimiento sobre demanda, y se puede administrar la dosis, por ejemplo, de la composición en polvo seco, mediante inhalación por medio del dispositivo, tal como el dispositivo DISKUS TM, comercializado por GlaxoSmithKline. El dispositivo de inhalación DISKUS TM, por ejemplo, se describe en el documento GB 2242134 A, y en ese dispositivo está definido
al menos un recipiente para la composición farmacéutica en forma de polvo (siendo el recipiente o los recipientes preferentemente una pluralidad de recipientes de dosis sellados montados longitudinalmente en una tira o cinta), entre dos miembros asegurados de forma desprendible uno del otro; y el dispositivo comprende: un medio para definir una estación de abertura para el recipiente o los recipientes mencionados; un medio para desprender los miembros y separarlos en la estación de abertura, con el fin de abrir el recipiente; y una salida, que se comunica con el recipiente abierto, a través de la cual un usuario puede inhalar la composición farmacéutica en forma de polvo del recipiente abierto.
Los compuestos de la invención pueden formularse para una administración inhalada o intranasal como una formulación fluida para un suministro desde un dispensador de fluidos, por ejemplo, un dispensador de fluidos que tiene una boquilla dispensadora o un orificio dispensador a través del cual se dispensa una dosis medida de la formulación fluida tras la aplicación de una fuerza aplicada por el usuario sobre un mecanismo de bomba del dispensador de fluido. Esos dispensadores de fluidos generalmente están provistos de un depósito de múltiples dosis medidas de la formulación del fluido, pudiéndose suministrar las dosis después de accionamientos secuenciales de la bomba. La boquilla u orificio dispensador puede configurarse para su inserción en las fosas nasales del usuario para dispensar mediante pulverización la formulación fluida en la cavidad nasal. Un dispensador de fluido del tipo mencionado anteriormente se describe e ilustra en el documento WO-A-2005/044354, cuyo contenido completo se incorpora en esta memoria como referencia. El dispensador tiene una carcasa que aloja un dispositivo de descarga de fluido que tiene una bomba de compresión montada sobre un recipiente para contener una formulación fluida. La carcasa tiene al menos una palanca lateral que se puede manejar con el dedo y que se puede mover hacia adentro con respecto a la carcasa, para levantar el recipiente hacia arriba en la carcasa para hacer que la bomba comprima y bombee una dosis medida de la formulación desde un vástago de la bomba a través de una boquilla nasal de la carcasa. Un dispensador de fluido particularmente preferido es del tipo general ilustrado en las Figuras 30-40 del documento WO-A-2005/044354.
Las composiciones para una administración inhalada o intranasal también se pueden administrar al pulmón y a otras regiones del tracto respiratorio por nebulización. Tales composiciones pueden ser soluciones o suspensiones acuosas. Las soluciones para inhalación por nebulización pueden formularse con la adición de agentes tales como ácido o álcali, sales tamponadas, agentes de ajuste de la isotonicidad, tensioactivos o antimicrobianos, tales como el cloruro de bencilalconio (BAC). La composición puede ser estéril y estar exenta de conservantes antimicrobianos. Se pueden esterilizar, por ejemplo, mediante filtración o calentamiento en un autoclave. Se pueden presentar como una solución no estéril. Se puede proporcionar una dosis unitaria única de una cantidad terapéuticamente eficaz del compuesto de la presente invención como una formulación premezclada, medida previamente, en un único recipiente.
Las composiciones farmacéuticas adaptadas para una administración vaginal se pueden presentar como pesarios, tampones, cremas, geles, pastas, espumas o formulaciones en aerosol.
Las composiciones farmacéuticas adaptadas para una administración parenteral incluyen soluciones para inyección estériles acuosas y no acuosas que pueden contener antioxidantes, tampones, bacteriostatos y solutos que hacen que la composición sea isotónica con la sangre del receptor deseado, y suspensiones estériles acuosas y no acuosas que pueden incluir agentes de suspensión y agentes espesantes. Las composiciones se pueden presentar en envases unitarios o multidosis, por ejemplo, ampollas selladas y viales, y se pueden almacenar en un estado liofilizado (liofilizadas) que requiere solo la adición del vehículo líquido estéril, por ejemplo, agua para inyecciones, inmediatamente antes de su uso. Las soluciones y suspensiones para inyección extemporánea se pueden preparar a partir de polvos, gránulos y comprimidos estériles.
Una cantidad terapéuticamente eficaz de un compuesto de la presente invención dependerá de una serie de factores que incluyen, por ejemplo, la edad y el peso del sujeto, el estado preciso que requiere tratamiento y su gravedad, la naturaleza de la formulación y la vía de administración, y en última instancia quedará a discreción del médico o veterinario encargado. En la composición farmacéutica, cada unidad de dosificación para administración oral o parenteral contiene preferiblemente de 0,01 a 3000 mg, de 0,1 a 2000 mg o más típicamente de 0,5 a 1000 mg de un compuesto de la invención calculado como el compuesto original.
Cada unidad de dosificación para administración nasal o inhalada contiene preferiblemente de 0,001 a 50 mg, más preferiblemente de 0,01 a 5 mg, aún más preferiblemente de 10 a 50 mg, de un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, calculada como la base libre.
Para la administración de una solución o suspensión nebulizada, una unidad de dosificación generalmente contiene de 1 a 15 mg, por ejemplo, de 2 mg a 10 mg o de 4 mg a 6 mg, que se pueden administrar adecuadamente una vez al día, dos veces al día o más de dos veces al día. El compuesto de la presente invención se puede proporcionar en un polvo seco o liofilizado para su reconstitución en la farmacia o por el paciente, o, por ejemplo, se puede proporcionar en una solución salina acuosa.
Cada unidad de dosificación para administración nasal o inhalada contiene preferiblemente de 0,001 a 50 mg, más preferiblemente de 0,01 a 50 mg, aún más preferiblemente de 10 a 50 mg, de un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, calculada como la base libre.
Los compuestos farmacéuticamente aceptables de la invención pueden administrarse en una dosis diaria (para un paciente adulto) de, por ejemplo, una dosis oral o parenteral de 0,01 mg a 3000 mg por día o de 0,5 a 1000 mg por día, o una dosis nasal o dosis inhalada de 0,001 a 50 mg por día o de 0,01 a 50 mg por día, o de 10 a 50 mg, del compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, calculada como la base libre. Esta cantidad se puede administrar en una dosis única por día o más generalmente en un número (como dos, tres, cuatro, cinco o seis) de subdosis por día, de modo que la dosis diaria total sea la misma. Una cantidad eficaz de una sal de la misma puede determinarse como una relación de la cantidad eficaz del compuesto de fórmula (I) per se. Los compuestos de la invención se pueden emplear solos o en combinación con otros agentes terapéuticos. Las terapias de combinación de acuerdo con la presente invención comprenden, por tanto, la administración de al menos un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, y el uso de al menos otro agente farmacéuticamente activo. Preferentemente, las terapias de combinación de acuerdo con la presente invención comprenden la administración de al menos un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, y al menos otro agente farmacéuticamente activo. El (los) compuesto(s) de la invención y el (los) otro(s) agente(s) farmacéuticamente activo(s) se pueden administrar juntos en una única composición farmacéutica o por separado y, cuando se administran por separado, esto se puede producir simultánea o secuencialmente en cualquier orden. Las cantidades del (de los) compuesto(s) de la invención y el (los) otro(s) agente(s) farmacéuticamente activo(s) y los momentos de administración relativos se seleccionarán con el fin de lograr el efecto terapéutico combinado deseado.
Por tanto, en otro aspecto, se proporciona una combinación que comprende un compuesto de la invención y al menos otro agente farmacéuticamente activo.
Por tanto, en un aspecto, el compuesto y las composiciones farmacéuticas de acuerdo con la invención se pueden usar en combinación con otro u otros agentes terapéuticos más, o incluirlos, incluyendo terapias para una enfermedad alérgica, enfermedad inflamatoria, enfermedad autoinmunitaria, terapias antifibróticas y terapias para una enfermedad obstructiva de las vías respiratorias, terapias para enfermedades oculares diabéticas y terapias para nefelio, lesión corneal y cicatrización corneal.
Las terapias antialérgicas incluyen inmunoterapia con antígenos (tal como componentes y fragmentos de veneno de abeja, polen, leche, cacahuete, motivos CpG, colágeno, otros componentes de la matriz extracelular que se pueden administrar como antígenos orales o sublinguales), antihistaminas (tales como cetirizina, loratidina, acrivastina, fexofenidina, clorfenamina) y corticosteroides (tales como propionato de fluticasona, furoato de fluticasona, dipropionato de beclometasona, budesonida, ciclesonida, furoato de mometasona, triamcinolona, flunisolida, prednisolona, hidrocortisona).
Las terapias antiinflamatorias incluyen los AINEs (tales como aspirina, ibuprofeno, naproxeno), moduladores de leucotrieno (tales como montelukast, zafirlukast, pranlukast), y otras terapias antiinflamatorias (tales como inhibidores de iNOS, inhibidores de triptasa, inhibidores de IKK2, inhibidores de p38 (losmapimod, dilmapimod), inhibidores de elastasa, agonistas de beta2, antagonistas de DP1, antagonistas de DP2, inhibidores de pI3K delta, inhibidores de ITK, inhibidores de LP (lisofosfatídicos) o inhibidores de FLAP (proteína activadora de 5-lipoxigenasa) (tales como 3-(3-(terc-butiltio)-1 -(4-(6-etoxipiridin-3-il)bencil)-5-((5-metilpiridin-2-il)metoxi)-1 H-indol-2-il)-2,2-dimetilpropanoato de sodio); agonistas de adenosina a2a (tales como adenosina y regadenosón), antagonistas de quimiocinas (tales como antagonistas de CCR3 o antagonistas de CCR4), inhibidores de la liberación de mediadores.
Las terapias para una enfermedad autoinmunitaria incluyen los FARMEs (tales como metotrexato, leflunomida, azatioprina), terapias biofarmacéuticas (tales como anti-IgE, anti-TNF, anti-interleucinas (tales como anti-IL-1, anti-IL-6, anti-IL-12, anti-IL-17, anti-IL-18), terapias con receptores (tales como etanercept y agentes similares); inmunoterapias no específicas de antígenos (tales como interferón u otras citocinas/quimiocinas, moduladores de receptores de citocina/quimiocina, agonistas o antagonistas de citocina, agonistas de TLR y agentes similares). Otras terapias antifibróticas incluyen inhibidores de la síntesis de TGFp (tales como pirfenidona), inhibidores de tirosina cinasa que seleccionan como diana el factor de crecimiento de células endoteliales vasculares (VEGF), factor de crecimiento derivado de plaquetas (PDGF) y receptores de cinasas del factor de crecimiento fibroblástico (FGF) (tales como Nintedanib (BIBF-1120) y mesilato de imatinib (Gleevec)), antagonistas del receptor de endotelina (tales como ambrisentán o macitentán), antioxidantes (tales como N-acetilcisteína (NAC); antibióticos de amplio espectro (tales como cotrimoxazol, tetraciclinas (clorhidrato de minociclina)), inhibidores de fosfodiesterasa 5 (PDE5) (tales como sildenafilo), anticuerpos y fármacos anti-avpx (tales como anticuerpos monoclonales anti-avp6 (tales como los descritos en el documento W02003100033A2); intetumumab; cilengitida) se pueden usar en combinación. Las terapias para enfermedades obstructivas de las vías respiratorias incluyen broncodilatadores tales como agonistas de p2 de acción breve, tales como salbutamol), agonistas de p2 de acción prolongada (tales como salmeterol, formoterol y vilanterol), antagonistas muscarínicos de acción breve (tales como bromuro de ipratropio), antagonistas muscarínicos de acción prolongada, (tales como tiotropio, umeclidinio).
En algunas realizaciones, el tratamiento también puede implicar la combinación de un compuesto de esta invención
con otros modos de tratamiento existentes, por ejemplo, agentes existentes para el tratamiento de enfermedades oculares diabéticas, tales como tratamientos anti-VEGF, por ejemplo, Lucentis®, Avastin® y Aflibercept y esteroides, por ejemplo, triamcinolona e implantes esteroideos que contienen acetónido de fluocinolona.
En algunas realizaciones, el tratamiento también puede implicar la combinación de un compuesto de esta invención con otros modos de tratamiento existentes, por ejemplo, agentes existentes para el tratamiento de nefelio, lesión corneal o cicatrización corneal, tales como Gentel®, extracto de sangre de ternera, Levofloxacin® y Ofloxacin®. Los compuestos y las composiciones de la invención se pueden usar para tratar tumores malignos solos o en combinación con terapias para el cáncer que incluyen quimioterapia, radioterapia, agentes seleccionados como diana, inmunoterapia y terapia celular o génica.
Quedará claro para un experto en la materia, cuando sea apropiado, que se puede(n) usar el (los) otro(s) ingrediente(s) terapéutico(s) en forma de sales, por ejemplo, como sales de metal alcalino o de amina o como sales de adición de ácido, o profármacos, o como ésteres, por ejemplo ésteres de alquilos inferiores, o como solvatos, por ejemplo, hidratos, para optimizar la actividad y/o la estabilidad y/o las características físicas, tales como la solubilidad, del ingrediente terapéutico. También quedará claro, cuando sea apropiado, que los ingredientes terapéuticos se pueden usar en forma ópticamente pura.
Las combinaciones referidas anteriormente se pueden presentar convenientemente para uso en forma de una composición farmacéutica y, por tanto, las composiciones farmacéuticas que comprenden una combinación como se ha definido anteriormente junto con un diluyente o vehículo farmacéuticamente aceptable representan otro aspecto de la invención. Los compuestos individuales de tales combinaciones se pueden administrar secuencialmente o bien simultáneamente en composiciones farmacéuticas separadas o combinadas. Preferentemente, los compuestos individuales se administrarán simultáneamente en una composición farmacéutica combinada. Las dosis apropiadas de agentes terapéuticos conocidos serán fácilmente apreciadas por los expertos en la materia.
Se apreciará que, cuando el compuesto de la presente invención se administra en combinación con otro u otros agentes terapéuticamente activos adicionales, administrados normalmente por vía inhalatoria, intravenosa, oral, intranasal, ocular, tópica u otra vía, la composición farmacéutica resultante se puede administrar por la misma vía. De forma alternativa, los componentes individuales de la composición se pueden administrar por vías diferentes. La presente invención se ilustrará ahora solo a modo de ejemplo.
Abreviaturas
La siguiente lista proporciona definiciones de ciertas abreviaturas tal y como se usan en la presente memoria. Se apreciará que la lista no es exhaustiva, pero el significado de las abreviaturas no definidas a continuación en la presente memoria será evidente para los expertos en la materia.
Ac (acetilo)
BCECF-AM (éster acetoximetílico de 2’,7'-bis-(2-carboxietil)-5-(y-6)-carboxifluoresceína)
BEH (tecnología de partículas híbridas con puentes de etileno) bis(pinacolato)diboro = 4,4,4’,4',5,5,5’,5'-octametil-2,2'-bi(1,3,2-dioxaborolano)
Bu (butilo)
CHAPS (3 -[(3-Colamidopropil)dimetilamonio]-1-propanosulfonato)
Chiralcel OD-H (tris(3,5-dimetilfenilcarbamato) de celulosa recubierto en gel de sílice, 5 gm)
Chiralpak AD-H (tris(3,5-dimetilfenilcarbamato) de amilosa recubierto en gel de sílice, 5 gm)
Chiralpak ID (tris(3-clorofenilcarbamato) de amilosa inmovilizado en gel de sílice, 5 gm)
Chiralpak AS (tris((S)-alfa-metilbencilcarbamato) de amilosa recubierto en gel de sílice, 5 gm)
CSH (Tecnología híbrida de superficie cargada)
CV (volumen de columna)
DCM (diclorometano)
DMF (W,W-dimetilformamida)
DMSO (dimetilsulfóxido)
Et (etilo)
EtOH (etanol)
EtOAc (acetato de etilo)
h (hora/horas)
HATU (3-óxido hexafluorofosfato de (1-[bis(dimetilamino)metilen]-1H-1,2,3-triazolo[4,5-b]piridinio)
HCl (ácido clorhídrico)
MDAP (HPLC autopreparativa dirigida por masa)
Me (metilo)
MeOH (metanol)
min minuto/minutos
Pd(dppf)Cl2 (1,1'-[bis(difenilfosfino)ferrocen]dicloropaladio (II))
Ph (fenilo)
¡Pr (isopropilo)
(R)-BINAP (R)-(+)- 2,2'-bis(difenilfosfino)-1,1 '-binaftaleno
Si (sílice)
SPE (extracción en fase sólida)
TBME (éter de ferc-butil metilo)
TEA (trietilamina)
TFA (ácido trifluoroacético)
THF (tetrahidrofurano)
TLC (cromatografía en capa fina)
UPLC (cromatografía líquida de alta resolución)
Las referencias a la salmuera se refieren a una solución acuosa saturada de cloruro de sodio.
Detalles experimentales
LCMS analítico
La LCMS analítica se realizó en uno de los siguientes sistemas A, B o C.
La detección UV en todos los sistemas era una señal promedio de una longitud de onda de 220 nm a 350 nm y los espectros de masas se registraron en un espectrómetro de masas usando ionización por electropulverización en modo positivo y negativo con barrido alterno.
La pureza de LCMS se deriva de la detección de la matriz de diodos.
Los detalles experimentales de los sistemas de LCMS A-E mencionados en esta memoria son los siguientes:
Sistema A
Columna: columna Acquity UPLC BEH C18 de 1,7 gm, 50 mm x 2,1 mm de DI
Caudal: 1 mL/min
Temp.: 40°C
Disolventes: A: bicarbonato de amonio 10 mM en agua ajustado a pH 10 con solución de amoníaco B: acetonitrilo
Gradiente:
Tiempo (min) % de A % de B
0 99 1
1,5 3 97
1,9 3 97
2,0 99 1
Sistema B
Columna: columna Acquity UPLC BEH Cis de 1,7 gm, 50 mm x 2,1 mm de DI
Caudal: 1 mL/min
Temp.: 40°C
Disolventes: A: solución de ácido trifluoroacético en agua al 0,1% v/v
B: solución de ácido trifluoroacético en acetonitrilo al 0,1% v/v
Gradiente:
Tiempo (min) % de A % de B
0 97 3
1,5 0 100
1,9 0 100
2,0 97 3
Sistema C
Columna: columna Acquity UPLC BEH C18 de 1,7 gm, 50 mm x 2,1 mm de DI
Caudal: 1 mL/min
Temp.: 40°C
Disolventes: A: solución de ácido fórmico en agua al 0,1% v/v
B: solución de ácido fórmico en acetonitrilo al 0,1% v/v
Gradiente:
Tiempo (min) % de A % de B
0 97 3
1,5 0 100
1,9 0 100
2,0 97 3
Sistema D
Columna: columna Acquity UPLC CSH C18 de 1,7 gm, 50 mm x 2,1 mm de DI
Caudal: 1 mL/min
Temp.: 40°C
Disolventes: A: bicarbonato de amonio 10 mM en agua ajustado a pH 10 con solución de amoníaco B: acetonitrilo
Tiempo (min) % de A % de B
0 97 3
1,5 5 95
1,9 5 95
2,0 97 3
Sistema E
Columna: columna Acquity UPLC CSH Cis de 1,7 gm, 50 mm x 2,1 mm de DI
Caudal: 1 mL/min
Temp.: 40°C
Disolventes: A: solución de ácido fórmico en agua al 0,1% v/v
B: ácido fórmic acetonitrilo al 0,1% v/v
Gradiente:
Tiempo (min) % de A % de B
0 97 3
1,5 5 95
1,9 5 95
2,0 97 3
HPLC auto-preparativa dirigida en masa
Los productos brutos se purificaron mediante HPLC MDAP mediante uno de los siguientes métodos A-C. El tiempo de ejecución fue de 15 minutos, a menos que se indique lo contrario. La detección de UV para todos los métodos era una señal promedio de una longitud de onda de 210 nm a 350 nm y los espectros de masas se registraron en un espectrómetro de masas utilizando ionización por electropulverización en modo positivo y negativo de barrido alterno.
Método A:
El método A se realizó en una columna XBridge C18 (típicamente 100 mm x 30 mm de i.d. 5 gm de diámetro de empaque) a temperatura ambiente. Los disolventes empleados fueron:
A = bicarbonato de amonio acuoso 10 mM ajustado a pH 10 con solución de amoniaco.
B = acetonitrilo.
El gradiente empleado era:

Método B:
El método B se realizó en una columna XBridge C18 (típicamente 100 mm x 30 mm de i.d. 5 gm de diámetro de empaque) a temperatura ambiente. Los disolventes empleados fueron:
A = bicarbonato de amonio acuoso 10 mM ajustado a pH 10 con solución de amoniaco.
B = acetonitrilo.
El gradiente empleado era:

Preparación de compuestos intermedios
Compuesto intermedio 1: (R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-carboxilato de ferc-butilo
Se cargó un recipiente de reacción de vidrio con camisa de vacío de 5 L (Radley's LARA) con DCM (2 L), seguido de trifenilfosfina (339 g, 1,29 mol) e imidazol (88 g, 1,29 mol), y la temperatura se redujo a 0°C. Después se añadió yodo (328 g, 1,29 mol) en porciones durante 30 minutos mientras se mantenía la temperatura de reacción entre 0 y 5°C para controlar la exotermia. Durante la adición, se formó un precipitado marrón espeso. El precipitado se dejó calentar a temperatura ambiente durante 15 minutos y después se agitó a temperatura ambiente durante 30 minutos más. Se añadió una solución de (R)-3-(hidroximetil)pirrolidin-1-carboxilato de ferc-butilo (200 g, 994 mmol) (disponible en Fluorochem o BePharm Ltd) en DCM (200 mL) en porciones durante 15 minutos, mientras se mantenía la temperatura de reacción entre 24-30°C. La mezcla de reacción se agitó durante 2 h, después se diluyó con TBME (8 L) y se filtró. El material filtrado se concentró a presión reducida, y el residuo (700 g) se trituró en éter dietílico (2 L) en un baño de agua con hielo para proporcionar 333 g de producto bruto. Una porción de 27 g del producto bruto se purificó mediante cromatografía en un cartucho de sílice (100 g) eluyendo con un gradiente de 0 -50% de acetato de etilo - ciclohexano durante 30 minutos. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar el compuesto del fífulo (16,33 g, 5%) como un aceite amarillo. El material bruto restante (~ 306 g) se purificó mediante cromatografía en un cartucho de sílice (1,5 kg) eluyendo con un gradiente de 0-30% de acetato de etilo-ciclohexano en 9,5 volúmenes de columna. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar el compuesto del fífulo (233,94 g, 76%) como un aceite amarillo pálido: LCMS (Sistema A) RT = 1,19 min, 100%, ES+ve m/z 312 (M+H)+; [a]D20 = 23 (c 1,00 en EtOH). Compuesto intermedio 2: (R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-carboxilato de ferc-butilo
Una solución agitada de 2-metil-1,8-naftiridina (57,5 g, 399 mmol) (disponible en Manchester Organics) y (R)-3-(yodometil)pirrolidin-1-carboxilato de ferc-butilo (124,2 g, 399 mmol) (Compuesto intermedio 1) en THF (1 L), se enfrió a 0°C y se trató bajo atmósfera de nitrógeno con una solución de bis(trimetilsilil)amida de litio en THF (1 M, 399 mL, 399 mmol) durante 20 min y la mezcla de reacción se agitó a 0°C durante 3 h. La reacción se interrumpió con una solución saturada de cloruro de amonio (500 mL) y agua (500 mL) y se añadió acetato de etilo (1 L). Las capas se separaron y la fase acuosa se extrajo con más acetato de etilo (1 L). Las capas orgánicas combinadas se secaron (MgSO4), se filtraron y se evaporaron al vacío. El aceite marrón residual (162 g) se purificó mediante cromatografía en un cartucho de sílice (750 g) eluyendo con un gradiente de 0 - 100% [acetato de etilo en (5% de MeOH - 95% de acetato de etilo)] en 8 volúmenes de columna. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar el compuesto del fífulo (46,65 g, 36%) como un sólido naranja: LCMS (Sistema A) RT = 0,99 min, 97%, ES+ve m/z 328 (M+H)+, [a]D20 = 22 (c 1,00 en EtOH).
Compuesto intermedio 3: Sal diclorhidrato de (R)-2-(2-(pirrolidin-3-il)etil)-1,8-naftiridina
Una solución de (R)-3-(2-(1, 8-naftiridin-2-il)etil)-3-pirrolidon-1-carboxilato de ferc-butilo (104,71 g, 320 mmol) en DCM (500 mL) se trató lentamente con HCl (4 M en 1,4- dioxano (200 mL, 800 mmol) a temperatura ambiente. La mezcla se agitó durante la noche a temperatura ambiente, momento en el cual se formó un grumo sólido grande en el matraz. Se añadió MeOH (~ 100 mL) para ayudar a disolver el sólido y se siguió agitando. La LCMS indicaba ~ 72% de producto y ~ 25% de material de partida. Se añadió una cantidad adicional de HCl 4 M en 1,4-dioxano (100 mL) y se continuó la agitación durante 1 h. El disolvente se evaporó al vacío para proporcionar el compuesto del fífulo (89,66 g, 93%) como un sólido de color púrpura: LCMS (Sistema B) RT = 0,34 min, 100%, ES+ve m/z 228 (M+H)+. Compuesto intermedio 4: (£)-4-bromobut-2-enoato de ferc-butilo
Se burbujeó gas isobutileno (363 mL, 3,82 mol) a través de una solución agitada de ácido (£)-4-bromobut-2-enoico (210 g, 1,27 mmol) [T. Den Hartog, D. J. Van Dijken, A. J. Minnaard, B. L. Feringa Tefrahedron Asymmef. 2010, 21, 1574-1584] y H2SO4 concentrado (20,35 mL, 382 mmol) en éter dietílico (1 L) a -40°C durante 30 min en un autoclave de acero. La mezcla se selló en el autoclave y la mezcla se agitó a temperatura ambiente durante 24 h. La reacción se enfrió a 0°C y después se basificó con trietilamina (250 mL) y se extrajo con DCM (3 x 200 mL). La capa orgánica se secó y se concentró al vacío. El residuo se trituró en n-pentano (200 mL) para proporcionar el
compuesto del título (140 g, 50%) como un jarabe marrón: 1H RMN 5 (CDCI3 , 400 MHz) 6,89 (dt, J= 15, 7,5 Hz, 1H), 5,95 (dt, J= 15, 1 Hz, 1H), 3,99 (dd, J= 7,5, 1 Hz, 2H), 1,48 (s, 9H). La capa acuosa se acidificó con HCl 2 M a pH 2 y se extrajo con EtOAc (2 x 250 mL), las capas orgánicas combinadas se lavaron con agua (2 x 500 mL), se secaron sobre Na2SO4, se evaporaron al vacío para proporcionar material de partida sin reaccionar (50 g) como un sólido blanquecino.
Compuesto intermedio 5: (E)-4-acetoxibut-2-enoato de terc-butilo
Una solución agitada de (E)-4-bromobut-2-enoato de terc-butilo (280 g, 1,27 mol) en acetonitrilo (1,2 L) se trató con acetato de potasio (186 g, 1,9 mol) a temperatura ambiente. La mezcla se agitó a 60°C durante 4 h y la reacción se controló por TLC (10% de éter dietílico en éter de petróleo, Rf = 0,4, detección por UV). La mezcla de reacción se enfrió a temperatura ambiente; el sólido se eliminó por filtración y se lavó con éter dietílico (600 mL). El material filtrado se concentró a presión reducida, y el residuo se purificó mediante cromatografía en columna instantánea sobre gel de sílice eluyendo con éter dietílico al 10% en éter de petróleo. Las fracciones apropiadas se combinaron y se evaporaron para proporcionar el compuesto del título (148 g, 58% de rendimiento) como un líquido amarillo pálido: 1H RMN 5 (CDCh, 400 MHz) 6,82 (dt, J= 15,5, y Hz, 1H), 5,94 (dt, J= 15,5, 2 Hz, 1H), 4,71 (dd, J= 5, 2 Hz, 2H), 2,11 (s, 3H), 1,49 (s, 9H).
Compuesto intermedio 6: (R, £)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)but-2-enoato de terc-butilo
Una mezcla de (E)-4-acetoxibut-2-enoato de terc-butilo (Compuesto intermedio 5) (14,20 g, 70,9 mmol) y 1,1'-bis(difenilfosfino)ferrocen]dicloropaladio (II) [Pd(dppf)Cl2] (4,72 g, 6,45 mmol) en Dc M (100 mL) se agitó durante 15 minutos bajo atmósfera de nitrógeno antes de añadir una solución de diclorhidrato de (R)-2-(2-(pirrolidin-3-il)etil)-1,8-naftiridina (Compuesto intermedio 3) (17 g, 57 mmol) en diisopropiletilamina (56,3 mL, 322 mmol) y DCM (200 mL). Se obtuvo una solución roja transparente que se agitó bajo atmósfera de nitrógeno durante 24 horas. La mezcla se repartió entre DCM y agua (3 x 170 mL). La fase orgánica se hizo pasar a través de un cartucho separador de fases y el material filtrado se concentró a presión reducida. El aceite residual (27 g) se cargó en DCM en un cartucho de aminopropilo (900 g) y se purificó mediante cromatografía en CombiFlash Companion XL usando un gradiente de 0 -100% de acetato de etilo - ciclohexano en 10 volúmenes de columna. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar el compuesto del título (17,62 g, 85%) como un aceite marrón, que solidificó en reposo: LCMS (Sistema a ) RT = 1,05 min, 100%; ES+ve m/z 368 (M+H)+.
Compuesto intermedio 7: (S)-4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-morfolinofenil)butanoato de terc-butilo Una solución de ácido (3-morfolinofenil)borónico (disponible en Combi-Blocks Inc.) (6,42 g, 31,0 mmol) en KOH (3,8 M, 8,16 mL, 31,0 mmol) se trató con una solución de (R,E)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)but-2-enoato de terc-butilo (Compuesto intermedio 6) (6,7 g, 15,5 mmol) en 1,4- dioxano (70 mL) y se desgasificó mediante evacuación a presión reducida y purga con nitrógeno durante 5 min. A esto se añadió un dímero de cloro (1,5-ciclooctadien) rodio (I) (0,382 g, 0,775 mmol) y (R)-BINAP (0,965 g, 1,55 mmol) y la mezcla se desgasificó durante otros 5 min. La solución se calentó a 90°C durante 60 min. Después de enfriar, la mezcla de reacción se repartió entre DCM y agua. La fase acuosa se extrajo con DCM y los extractos de DCM combinados se evaporaron al vacío. El aceite marrón oscuro residual (11,6 g) se purificó mediante cromatografía en un cartucho de aminopropilo (50 g) eluyendo con un gradiente de 0-50% de acetato de etilo-ciclohexano durante 40 minutos. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar 5,61 g de aceite marrón. Una HPLC analítica quiral en columna Chiralpak AD-H (250 mm x 4,6 mm) eluyendo isocráticamente con EtOH al 50% (que contenía 0,2% de isopropilamina)-heptano, caudal = 1,0 mL/min, que detectaba a 215 nm, indicaba que el aceite era una mezcla de dos diastereoisómeros: pico 1 RT = 6,99 min, 91%; Pico 2 RT = 12,2 min, 9%. La mezcla se separó por HPLC preparativa quiral en una columna Chiralpak AD-H (30 mm x 250 mm), eluyendo con etanol al 40% (que contenía isopropilamina al 0,2%) - heptanos, caudal = 30 mL/min, detectando a 230 nm, recogiéndose fracciones del componente principal (RT = 6,5-10 min). Las fracciones combinadas se evaporaron a presión reducida para proporcionar el isómero principal del compuesto del título (Isómero 1) (4,18 g, 51%) LCMS (Sistema A) RT = 1,20 min, ES+ve m/z 531 (M+H)+, [a]D20 = 10 (c 1,0 en EtOH), HpLC quiral analítica en Chiralpak AD-H RT = 7,2 min. La evaporación de las fracciones que eluían con RT = 14-21 min proporcionó el diastereoisómero menor (isómero 2) (462 mg, 6%) como un aceite marrón.
Compuesto intermedio 8: (S)-3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftirridin-2-il)etil)pirrolidin-1 -il)butanoato de terc-butilo (Isómero 1)
Una solución de 4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-morfolinofenil)butanoato de terc-butilo (Compuesto intermedio 7, Isómero 1) (4,18 g, 7,88 mmol) fue hidrogenada en EtOH (20 mL) sobre Pd/C (838 mg) en atmósfera de gas hidrógeno a temperatura ambiente durante 60 h. El catalizador se eliminó por filtración a través de un cartucho de celita de 10 g y se lavó con etanol. El material filtrado y los lavados combinados se evaporaron al vacío para proporcionar el compuesto del título (3,48 g, 83%) como un aceite marrón. LCMS (Sistema A) RT = 1,36 min, ES+ve m/z 535 (M+H)+.
Compuesto intermedio 9: 4-(3-bromofenil)morfolina
Una mezcla de 1,3-dibromobenceno (3,89 mL, 32,1 mmol), morfolina (1,40 mL, 16,1 mmol), Pd2(dba)3 (736 mg,
0,803 mmol), ferc-butóxido sódico (1,6 g, 16,6 mmol), BINAP (750 mg, 1,20 mmol) y tolueno (8 mL), se colocaron en un vial de microondas. El vial se selló y la reacción se calentó en un horno microondas (potencia normal, 50°C, 60 min). La reacción se enfrió a temperatura ambiente, se añadió agua a la mezcla de reacción (20 mL) y la capa orgánica se separó y se concentró a presión reducida. El residuo se disolvió en MeOH (20 mL) y se aplicó a un cartucho de aminopropilo acondicionado previamente (con metanol). La columna se lavó con MeOH (2 CV), después con amoniaco 2 M en metanol (2 CV). Las fracciones apropiadas se concentraron a presión reducida para proporcionar el compuesto del fífulo (2,3 g, 59%) como un aceite naranja: LCMS (Sistema A) RT = 1,08 min, ES+ve m/z 242/244 (M+H)+,
Compuesto intermedio 10: 4-(3-ciclopropilfenil)morfolina
Se añadió 4-(3-bromofenil)morfolina (Compuesto intermedio 9) (3,3 g, 13,6 mmol) en THF (10 mL) a bromuro de ciclopropilmagnesio 0,5 M en THF (32,7 mL, 16,4 mmol), seguido de un aducto de PdCl2(dppf)-CH2Cl2 (378 mg, 0,463 mmol). La mezcla se calentó a reflujo bajo atmósfera de nitrógeno (70°C) durante 2 h. La mezcla de reacción se concentró al vacío y el residuo se disolvió en MeOH y se aplicó a un cartucho SCX-2 acondicionado previamente (con MeOH). El cartucho se eluyó con MeOH (2 CV) y después con amoniaco 2 M en MeOH (2 CV). Las fracciones apropiadas se recogieron y se concentraron a presión reducida. El residuo se disolvió en DCM (5 mL) y se purificó mediante cromatografía en un cartucho de sílice (100 g) eluyendo con 0-50% de EtOAc-ciclohexano durante 30 minutos. Las fracciones apropiadas se concentraron a presión reducida para proporcionar el compuesfo del fífulo (2,1 g, 76%): LCMS (Sistema A) RT = 1,08 min, ES+ve m/z 204 (M+H)+.
Compuesto intermedio 11: 4-(3-ciclopropil-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina
Un vial de microondas que contenía 4-(3-ciclopropilfenil)morfolina (Compuesto intermedio 10) (1,0 g, 4,9 mmol) en éter de ferc-butil metilo (8 mL), bis(pinacolato)diboro (disponible en Aldrich) (750 mg, 2,95 mmol), 4,4'-di-ferc-butil-2,2'-bipiridina (79 mg, 0,29 mmol) y dímero de metoxi(1,5-ciclooctadien)iridio (I) (98 mg, 0,15 mmol), se calentó en un horno de microondas (alta potencia) a 80°C durante 60 min. La mezcla de reacción se adsorbió sobre florisil y se purificó mediante cromatografía en tres cartuchos de sílice (100 g cada uno) eluyendo con 0-50% de EtOAcciclohexano durante 60 min. Las fracciones apropiadas se concentraron al vacío para proporcionar el compuesfo del fífulo (845 mg, 52%): LCMS (Sistema A) RT = 1,31 min, ES+ve m/z330 (M+H)+.
Compuesto intermedio 12: (S)-4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)-3-(3-ciclopropil-5-morfolinofenil)butanoato de ferc-butilo
(R, £)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)but-2-enoato de ferc-butilo (Compuesto intermedio 6) (300 mg, 0,816 mmol), dímero de cloro(1,5-ciclooctadien)rodio (I) (20,13 mg, 0,041 mmol), 4-(3-ciclopropil-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina (Compuesto intermedio 11) (605 mg, 1,84 mmol), (R)-BlNAP (61 mg, 0,098 mmol) y KOH 3,8 M (0,430 mL, 1,63 mmol) se disolvieron en 1,4-dioxano (2 mL) y la solución se calentó en un horno de microondas (alta potencia) durante 100 minutos a 95°C. La mezcla de reacción se filtró a través de celita y se lavó con EtOAc (10 mL). El material filtrado y los lavados combinados se evaporaron, el residuo se disolvió en MeOH (1 mL) y se purificó mediante cromatografía de fase inversa en un cartucho C18 de 30 g, eluyendo con un gradiente de 5-95% [MeCN (que contenía amoniaco al 0,1%) en bicarbonato de amonio acuoso 10 mM] (20 CV). Las fracciones apropiadas se combinaron y se evaporaron para proporcionar el compuesto del título como una mezcla de diastereoisómeros (81 mg, 17%). El producto se disolvió en EtOH (1 mL) y heptano (1 mL), y los dos diastereoisómeros se separaron usando HPLC quiral en una columna Chiralpak AD-H (250 mm x 30 mm) eluyendo isocráticamente con 40% [EtOH (que contenía 0,2 % v/v de isopropilamina) en heptanos] durante 45 min, caudal = 30 mL/min, detectando a 215 nm para proporcionar el diastereoisómero principal del compuesfo del fífulo (Compuesto intermedio 12, Isómero 1) (S)-4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-ciclopropil-5-morfolinofenil)butanoato de ferc-butilo (30 mg, 6%). Una HPLC analítica quiral en columna Chiralpak AD-H (250 mm x 4,6 mm) eluía con 40% [(EtOH que contenía 0,2% v/v de isopropilamina) en heptanos], caudal = 1 mL/min, detección a 215 nm: RT = 5,9 min, 98,3%; y el isómero menor (Compuesto intermedio 12, Isómero 2) (R)-4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-ciclopropil-5-morfolinofenil)butanoato de ferc-butilo (5 mg, 1%): HPLC quiral analítico RT = 11,6 min, >99,5%.
Compuesto intermedio 13: (S)-3-(3-ciclopropil-5-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de ferc-butilo
Se preparó por hidrogenación del Isómero 1 del Compuesto intermedio 12 de forma similar a la descrita para el Compuesto intermedio 8: LCMS (Sistema A) RT = 1,45 min, ES+ve m/z 575 (M+H)+.
Compuesto intermedio 14: 1-(3,5-dibromofenil)-1 H-pirazol
Una suspensión agitada de 1,3-dibromo-5-yodobenceno (disponible en Fluorochem) (5,00 g, 13,8 mmol), 1H-pirazol (1,38 mL, 20,7 mmol), yoduro de cobre (I) (526 mg, 2,76 mmol) y carbonato de cesio (9,01 g, 27,6 mmol) en acetonitrilo (48 mL), se calentó a reflujo durante una noche. Después de enfriar, la mezcla de reacción se filtró y se concentró al vacío. El residuo se disolvió en DCM y se purificó mediante cromatografía en un cartucho de sílice (100 g) eluyendo con un gradiente de 0-100% de EtOAc-ciclohexano durante 60 min. Las fracciones apropiadas se combinaron y se concentraron al vacío para proporcionar el compuesfo del fífulo (3,2 g, 77%): LCMS (Sistema A) RT
= 1,26 min, ES+ve m/z 301,303, 305 (M+H)+.
Compuesto intermedio 15: 4-(3-bromo-5-(1H-pirazol-1-il)fenil)morfolina
Una mezcla de 1-(3,5-dibromofenil)-1H-pirazol (Compuesto intermedio 14) (1,10 g, 3,64 mmol) en tolueno (70 mL), morfolina (0,346 mL, 4,01 mmol), Pd2(dba)3 (691 mg, 0,754 mmol), ferc-butóxido sódico (350 mg, 3,64 mmol) y BINAP (739 mg, 1,19 mmol), se selló en un vial de microondas y se calentó a 90°C durante 2 h en un horno de microondas Biotage Initiator. La mezcla de reacción se hizo pasar a través de una almohadilla de celita y se lavó con agua (100 mL). La fase orgánica se lavó adicionalmente con salmuera (50 mL). Las soluciones orgánicas combinadas se pasaron a través de un separador de fases y se concentraron al vacío. El residuo se disolvió en DCM y se purificó mediante cromatografía en un cartucho de sílice (395 g) eluyendo con un gradiente de 0-100% de EtOAc-ciclohexano para proporcionar el compuesfo del fífulo (561,5 mg, 50%) LCMS (Sistema A) RT = 1,07 min, ES+ve m/z 308, 310 (M+H)+.
Compuesto intermedio 16: 4-(3-(1 H-pirazol-1 -il)-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina
Una mezcla de 4-(3-bromo-5-(1 H-pirazol-1-il)fenil)morfolina (Compuesto intermedio 15) (1,56 g, 5,07 mmol), 4,4,4’,4',5,5,5’,5'-octametil-2,2'-bi(1,3,2-dioxaborolano) (1,93 g, 7,61 mmol), [1,1'-bis(difenilfosfino)ferrocen]dicloropaladio (0,371 g, 0,507 mmol) y acetato de potasio (1,99 g, 20,3 mmol) en DMF (20 mL), se selló en un vial de microondas y se calentó en un horno de microondas Biotage Initiator a 115°C durante 1 h. La mezcla de reacción se combinó con la mezcla de reacción de otra reacción llevada en paralelo y se pasó a través de una almohadilla de celita y se lavó con EtOAc. El material filtrado se lavó con agua (100 mL) y salmuera (50 mL) y después la solución orgánica se pasó a través de un separador de fases y se concentró al vacío. El residuo se purificó mediante cromatografía sobre sílice eluyendo con un gradiente de 0-100% de acetato de etilo-ciclohexano (14 CV) para proporcionar el compuesfo del fífulo (4,38 g): LCMS (Sistema C) RT = 1,16 min, ES+ve m/z 356 (M+H)+. Compuesto intermedio 17: (S)-4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)-3-(3-morfolino-5-(1 H-pirazol-1 -il)fenil)butanoato de ferc-butilo
Una mezcla de (fí,£)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)but-2-enoato de ferc-butilo (Compuesto intermedio 6) (500 mg, 1,361 mmol) y 4-(3-(1H-pirazol-1-il)-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina (Compuesto intermedio 16) (1,45 g, 4,08 mmol) en 1,4-dioxano (17 mL), 2,2'-bis(difenilfosfino)-1,1 '-binaftaleno (85 mg, 0,14 mmol), dímero de cloro(1,5-ciclooctadien)rodio (I) (33,5 mg, 0,068 mmol) y KOH 3,8 M (0,358 mL, 1,36 mmol), se selló en un vial de microondas y se calentó a 95°C durante 40 minutos en un horno de microondas Biotage Initiator. La LCMS mostró una reacción incompleta. El vial se selló y se calentó en un Biotage Initiator a 95°C durante 2 h. La LCMS fue similar a la primera LCMS. Se añadió KOH 3,8 M (0,358 mL, 1,36 mmol) a la mezcla de reacción y el vial se calentó a 95°C durante 40 min. La LCMS no indicó ningún cambio. Se añadió catalizador adicional (33,5 mg, 0,068 mmol) y el vial se calentó a 95°C durante 40 min. La mezcla de reacción se concentró al vacío. El residuo se repartió entre DCM (25 mL) y agua (50 mL). La capa acuosa se extrajo adicionalmente con DCM (50 mL) y las soluciones orgánicas combinadas se lavaron con salmuera. La capa orgánica se pasó a través de un separador de fases y se concentró al vacío. El residuo se purificó mediante cromatografía en un cartucho de aminopropilo eluyendo con un gradiente de 0-100% de EtOAc-ciclohexano. Las fracciones apropiadas se combinaron y concentraron al vacío para proporcionar un aceite marrón, que requirió una purificación adicional. El producto bruto se purificó por HPLC de fase inversa en cartucho SNAP eluyendo con un gradiente de 20-75% de acetonitrilo (que contenía 0,1% de ácido fórmico)-agua (que contenía 0,1% de ácido fórmico) (11 CV). El producto resultante era una mezcla de diastereoisómeros, que se separaron por HPLC quiral preparativa en una columna Chiralpak AD-H (30 mm x 25 cm) eluyendo con EtOH al 50% (que contenía 0,2% de isopropilamina)-heptano, caudal 40 mL/min, detectando a 215 nm las fracciones recogidas con RT = 9-11,5 min y RT = 15-18 min para proporcionar el Isómero 1 del compuesfo del fífulo (S)-4-((fí)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-morfolino-5-(1H-pirazol-1-il)fenil)butanoato de ferc-butilo (57 mg): HPLC analítica quiral en una columna Chiralpak AD-H (4,6 mm id x 25 cm) eluyendo con EtOH al 50% (que contenía 0,2% de isopropilamina)-heptano, caudal 1 mL/min, detección a 215 nm RT = 10,3 min, LCMS (Sistema A) RT = 1,17 min, ES+ve m/z 597 (M+H)+, y el Isómero 2 (R)-4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-morfolino-5-(1H-pirazol-1-il)fenil)butanoato de ferc-butilo (9 mg): HPLC quiral analítica RT = 11,5 min.
Compuesto intermedio 18: (S)-3-(3-morfolino-5-(1 H-pirazol-1 -il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de ferc-butilo
Una solución de 4-((fí)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)-3-(3-morfolino-5-(1H-pirazol-1-il)fenil)butanoato de ferc-butilo (Isómero 1 del Compuesto intermedio 17) (98 mg, 0,164 mmol) en acetato de etilo (9 mL) se hidrogenó a través de Rh sobre carbono (1,7 mg, 0,016 mmol) a temperatura ambiente durante 24 h. Se añadió Rh/C (100 mg) adicional a la mezcla de reacción y se agitó durante la noche. El catalizador se eliminó por filtración y se lavó con acetato de etilo. El material filtrado y los lavados combinados se concentraron a presión reducida para proporcionar el compuesfo del fífulo (86 mg, 88%) como un aceite amarillo pálido: LCMS (Sistema A) RT = 1,37 min, ES+ve m/z 601 (M+H)+.
Compuesto intermedio 19: 1-(3,5-dibromofenil)-3-metil-1H-pirazol
Una mezcla de 1,3-dibromo-5-yodobenceno (6,34 g, 17,5 mmol), 3-metil-1 H-pirazol (2,54 mL, 31,5 mmol), carbonato de cesio (11,4 g, 35,0 mmol) y yoduro de cobre (I) (667 mg, 3,50 mmol) en MeCN (70 mL), se calentó a reflujo durante una noche. Después de enfriar, la mezcla de reacción se filtró y el material filtrado se concentró al vacío. El residuo se purificó mediante cromatografía en una columna de sílice (100 g) eluyendo con un gradiente de 0-100% de EtOAc-ciclohexano durante 40 min. Las fracciones apropiadas se combinaron y se concentraron al vacío para proporcionar un sólido marrón, que requería una separación adicional de los regioisómeros. El producto bruto se purificó mediante cromatografía de fase inversa en KP-C18-HS (120 g) eluyendo con un gradiente de 50-75% de acetonitrilo-bicarbonato de amonio 10 mM en agua ajustado a pH 10 con solución de amoníaco (13 CV). Las fracciones apropiadas se combinaron y se evaporaron a presión reducida para proporcionar el compuesto del título (2,8 g, 51%): 1H RMN 5 (400 MHz, DMSO-da) 8,52 (d, J= 2,5 Hz, 1H), 8,05 (d, J= 1,47 Hz, 2H), 7,69 (t, J= 1,5 Hz, 1H), 6,38 (d, J= 2,5 Hz, 1H), 2,27 (s, 3H).
Compuesto intermedio 20: 4-(3-bromo-5-(3-metil-1H-pirazol-1-il)fenil)morfolina
Una solución de 1-(3,5-dibromofenil)-3-metil-1 H-pirazol (Compuesto intermedio 19) (2,80 g, 8,86 mmol) en tolueno (80 mL) se trató con morfolina (0,841 mL, 9,75 mmol), Pd2(dba)3 (1,68 g, 1,83 mmol), terc-butóxido sódico (0,852 g, 8,86 mmol) y 2,2'-bis(difenilfosfino)-1, 1 '-binaftaleno (1,799 g, 2,89 mmol). La mezcla se calentó a reflujo durante 2 h y después se pasó a través de una almohadilla de celita. El material filtrado se lavó con agua (200 mL). La fase orgánica se pasó a través de un separador de fases y se concentró al vacío. El residuo se purificó mediante cromatografía en un cartucho de sílice (325 g) eluyendo con un gradiente de 0-100% de acetato de etilo-ciclohexano (14 CV) para proporcionar el compuesto del título (1,82 g, 64%): 1H RMN 5 (400 MHz, DMSO-ds) 8,43 (d, J 2,5 Hz, 1H), 7,40 (t, J 2 Hz, 1H), 7,30 (t, J 2 Hz, 1H), 6,96 (t, J 2 Hz, 1H), 6,32 (d, J = 2 Hz, 1H), 3,83-3,65 (m, 4H), 3,17-3,26 (m, 4H), 2,25 (s, 3H).
Compuesto intermedio 21: 4-(3-(3-metil-1 H-pirazol-1 -il)-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina Se preparó a partir del Compuesto intermedio 20 de manera similar al método descrito para el Compuesto intermedio 16, para proporcionar el compuesto del título (1,48 g, 76%): LCMS (Sistema A) RT = 0,65 min ES+ve m/z 288 (M+H)+ para ácido borónico, y RT = 1,20 ES+ve m/z 370 (M+H)+ para éster boronato.
Compuesto intermedio 22: 4-((R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)-3-(3-(3-metil-1 H-pirazol-1 -il)-5-morfolinofenil)butanoato de terc-butilo
Se preparó a partir del Compuesto intermedio 6 y el Compuesto intermedio 21 de manera similar al método descrito para la preparación del Compuesto intermedio 17. El producto bruto se purificó por MDAP (Método A) para proporcionar el producto del título (30 mg, 36%) como una mezcla diastereoisomérica (no se realizó HPLC preparativa quiral): LCMS (Sistema a ) RT = 1,21 min, 24%, ES+ve m/z 611 (M+H)+, y RT = 1,23 min, 76%, ES+ve m/z 611 (M+H)+.
Compuesto intermedio 23: 3-(3-(3-metil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de terc-butilo
Se preparó mediante hidrogenación del Compuesto intermedio 22 (mezcla de diastereoisómeros) de manera similar al método descrito para la preparación del Compuesto intermedio 18, para proporcionar el compuesto del título (68 mg, 89%): LCMS (Sistema A) Rt = 1,38 min, ES+ve mlz 615 (M+H)+.
Compuesto intermedio 24: 1-(3,5-dibromofenil)-3,5-dimetil-1H-pirazol
A una solución agitada de 3,5-dibromoanilina (2,11 g, 8,41 mmol) en acetonitrilo (50 mL), enfriada a 0°C en un baño de hielo, se añadió ácido sulfúrico (6,82 mL, 61,4 mmol) y nitrito de sodio (0,638 g, 9,25 mmol) en agua (3 mL) lentamente a la mezcla de reacción y esta se agitó a 0°C durante 72 h antes de añadir (R)-5-((S)-1,2-dihidroxietil)-3,4-dihidroxifuran-2(5H)-ona (1,629 g, 9,25 mmol) en agua (5 mL). Esta mezcla se agitó durante la noche y la mezcla de reacción se calentó a temperatura ambiente. La mezcla de reacción se trató después con pentano-2,4-diona (1,718 mL, 16,82 mmol) añadido en una carga. Esta se agitó a temperatura ambiente durante 72 h y durante 5 h a 80°C. La reacción se diluyó con EtOAc (200 mL) y después se lavó con agua (100 mL), HCl (2 M, 50 mL) y con agua nuevamente (50 mL). La solución orgánica se secó sobre sulfato de sodio y se concentró al vacío. El residuo se purificó mediante cromatografía sobre gel de sílice (malla de 100-200) usando un gradiente de 0-10% de acetato de etilo en hexano. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar el compuesto del título (1,75 g, 62% de rendimiento) como un sólido amarillo. LCMS ES+ve m/z 329, 331,333 (M+H)+.
Compuesto intermedio 25: 4-(3-bromo-5-(3,5-dimetil-1H-pirazol-1-il)fenil)morfolina
Se preparó a partir del Compuesto intermedio 24 de manera similar al método descrito para el Compuesto intermedio 20, para proporcionar el compuesto del título (3,5 g, 78%) LCMS ES+ve m/z 336, 338 (M+H)+.
Compuesto intermedio 26: 4-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina
Se preparó a partir del Compuesto intermedio 25 de manera similar al método descrito para el Compuesto intermedio 16, para proporcionar el compuesto del título (4,2 g, 36%) LCMS ES+ve m/z 384 (M+H)+.
Compuesto intermedio 27: 4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)-3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)butanoato de terc-butilo
En un vial de microondas, una mezcla de (R,£)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-il)but-2-enoato de terc-butilo (Compuesto intermedio 6) (300 mg, 0,816 mmol) y 4-(3-(3,5-dimetil-1H-pirazol-1-il)-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)fenil)morfolina (Compuesto intermedio 26) (939 mg, 2,449 mmol) disuelta en 1,4-dioxano (4 mL), se trató con dímero de cloro(1,5-ciclooctadien)rodio (I) (20,13 mg, 0,041 mmol), KOH (0,422 mL, 1,633 mmol) y R-BINAP (50,8 mg, 0,082 mmol). La mezcla de reacción se selló y se calentó en un Biotage Initiator a 95°C durante 2 h. Después de enfriar, el disolvente se eliminó al vacío. El residuo se repartió entre DCM (45 mL) y agua (45 mL). Se añadió salmuera (30 mL) a la capa acuosa y esta se extrajo con DCM (30 mL). Las soluciones orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron al vacío. El residuo se cargó sobre aminopropilo (110 g) usando diclorometano y se purificó mediante cromatografía (0-100% de EtOAc-ciclohexano. Las fracciones apropiadas se combinaron, se concentraron al vacío y se separaron por HPLC quiral en una columna Chiralpak AD-H (250 mm x 30 mm) eluyendo con EtOH al 10% (que contenía 0,2% de isopropilamina)-heptano, caudal = 40 mL/min para proporcionar dos isómeros del compuesto del título.
Isómero 1 (S)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)-3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)butanoato de terc-butilo (134 mg): 1H RMN (600 MHz, CDCla) 1,31 (s, 9H), 1,44 (s, 1H), 1,91 - 1,99 (m, 2H), 1,98- 2,03 (m, 1H), 2,15-2,25 (m, 1H), 2,20-2,27 (m, 1H), 2,25-2,29 (m, 4H), 2,35-2,43 (m, 1H), 2,38 - 2,46 (m, 1H), 2,47-2,56 (m, 1H), 2,70-2,76 (m, 1H), 2,73-2,77 (m, 1H), 2,77-2,85 (m, 1H), 2,82 (dd, J= 15,4, 5,9 Hz, 1H), 2,95-3,10 (m, 2H), 3,16-3,21 (m, 4H), 3,24-3,35 (m, 1H), 3,79-3,88 (m, 4 H), 5,96 (s, 1H), 6,72 (s, 1H), 6,78 (br, S, 1H), 6,80 (s, 1H), 7,37 (d, J= 8,4 Hz, 1H), 7,44 (dd, J= 8,1,4,4 Hz, 1H), 8,09 (d, J= 8,4 Hz, 1H), 8,15 (dd, J= 8,1, 1,8 Hz, 1H), 9,07 (dd, J= 4,2, 2,0 Hz, 1H); LCMS (Sistema C) RT = 0,84 min, ES+ve m/z 625 (M+H)+; HpLC quiral analítica Rt = 13,7 min en una columna Chiralpak AD (250 mm x 4,6 mm) eluyendo con 15% de EtOH (que contenía 0,2% de isopropilamina)-heptano, caudal = 1 mL/min, detectando a 235 nm;
e Isómero 2 (R)-4-(3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1 -il)-3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)butanoato de terc-butilo (31 mg): HPLC quiral analítica RT = 16,3 min en una columna Chiralpak AD (250 mm x 4,6 mm) eluyendo con EtOH al 15% (que contenía 0,2% de isopropilamina)-heptano, caudal = 1 mL/min, detectando a 235 nm.
Compuesto intermedio 28: Isómero 1 (S)-3-(3-(3,5-dimetil-1H-pirazol-1-il)-5-morfolinofenil)-4-((R-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoato de terc-butilo
Se preparó mediante hidrogenación del Isómero 1 del Compuesto intermedio 27 de manera similar al método descrito para la preparación del Compuesto intermedio 18, para proporcionar el compuesto del título (89 mg, 88%): LCMS (Sistema A) RT = 1,42 min, ES+ve m/z 629 (M+H)+.
Compuesto intermedio 29: ('Rj-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidina-1-carboxilato de terc-butilo
Una solución de (R)-3-(2-(1,8-naftiridin-2-il)etil)pirrolidin-1-carboxilato de terc-butilo (Compuesto intermedio 2) (52 g, 159 mmol) en EtOAc (1,5 L) se agitó sobre Rh/C al 5% (32,7 g, 50% de humedad) en atmósfera de hidrógeno a temperatura ambiente durante 20 h. La mezcla de reacción se hizo pasar a través de una almohadilla de celita y el material filtrado se concentró para proporcionar el compuesto del título (52,6 g, 96%): LCMS (Sistema A) RT = 1,25 min, ES+ve m/z 332 (M+H)+.
Compuesto intermedio 30: (R)-7-(2-(pirrolidin-3-il)etil-1,2,3,4-tetrahidro-1,8-naftiridina
Una solución de (R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-carboxilato de terc-butilo (Compuesto intermedio 29) (50,72 g, 153 mmol) se trató con HCl en 1,4-dioxano (4 M, 200 mL). La mezcla de reacción se agitó a temperatura ambiente durante 2 h y después se eliminó el disolvente al vacío. El residuo se repartió entre agua y TBME. La fase acuosa se basificó con solución de NaOH 2 M a pH 11 y se extrajo con DCM (tres veces). La solución de DCM se pasó a través de una frita hidrófoba y el material filtrado se evaporó al vacío para proporcionar el compuesto del título (34,69 g, 98%) como un aceite: LCMS (Sistema A) RT = 0,80 min, ES+ve m/z 232 (M+H)+;
[a]D20 = 6 (c = 0,961 en EtOH).
Compuesto intermedio 31. (R,E)-4-(3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)but-2-enoato de metilo
(R)-7-(2-(Pirrolidin-3-il)etil)-1,2,3,4-tetrahidro-1,8-naftiridina (Compuesto intermedio 30) (7,0 g, 30,3 mmol) se disolvió en DCM (100 mL). Se añadió DIPEA (10,54 mL, 60,5 mmol) a la solución seguido de (E)-4-acetoxibut-2-enoato de metilo (4,79 g, 30,3 mmol) y 1,1'-bis(difenilfosfino)ferrocen]dicloropaladio (II)-DCM [Pd(dppf)Cl2] (2,471 g, 3,03 mmol) y la mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se aplicó a dos cartuchos de SPE de aminopropilo (100 g cada uno) y se eluyó con un gradiente de 0-100% de EtOAc-ciclohexano. Las fracciones apropiadas se combinaron y se concentraron al vacío para proporcionar el compuesto del título (7,35
g, 64%): LCMS (Sistema D) RT = 1,07 min, ES+ve m/z 330 (M+H)+.
Compuesto intermedio 32: Isómero 1 e Isómero 2 de 3-(3-bromo-5-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de metilo
Se añadió hidróxido de potasio (3,8 M, 2,58 mL, 9,79 mmol) a una mezcla de (R,£)-4-(3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)but-2-enoato de metilo (Compuesto intermedio 31) (2,15 g, 6,53 mmol) y 4-(3-bromo-5-(4,4,5,5-tetrametil-1,3,2-dioxoborolan-2-il)fenil)morfolina (3,60 g, 9,79 mmol) (disponible en CombiPhos), (R)-BINAP (disponible en Aldrich) (0,813 g, 1,3 mmol) y dímero de cloro(1,5-ciclooctadien)rodio (I) (disponible en Aldrich) (0,322 g, 0,653 mmol) en 1,4-dioxano (21,5 mL). La mezcla de reacción se calentó a 50°C durante 2 h. Después de enfriar, la mezcla de reacción se diluyó con EtOAc (100 mL) y agua (50 mL). Las dos fases se separaron y la fase orgánica se lavó con salmuera (50 mL), se secó (MgSO4), se filtró y se concentró al vacío. El residuo se cargó en un cartucho KP-NH (100 g) y se purificó mediante cromatografía eluyendo con 0-50% de EtOAc-ciclohexano. Las fracciones apropiadas se combinaron y se concentraron al vacío para proporcionar el producto como una mezcla diasteroisomérica (2,9 g). La mezcla se separó por HPLC quiral preparativa en una columna Chiralcel OJ-H (30 mm x 25 cm) eluyendo con EtOH al 40% (que contenía 0,2% de isopropilamina) en heptano (que contenía 0,2% de isopropilamina), caudal 30 mL/min, detectando a 215 nm, recogiendo fracciones con RT = 21-23 min y RT = 23-31 min, siendo esta última el componente principal. Las fracciones se combinaron y se evaporaron al vacío y después se volvieron a purificar usando las mismas condiciones para proporcionar los dos diastereoisómeros del compuesto del título:
Isómero 1 (R)-3-(3-bromo-5-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de metilo (106 mg, 3%): LCMS (Sistema A) rT = 1,42 min, ES+ve m/z 571, 573 (M+H)+; HPLC analítica quiral: RT = 17,2 min, 97% en una columna Chiralcel OJ-H (4,6 mm id x 25 cm) eluyendo con 40% de EtOH (que contenía 0,2% de isopropilamina) en heptano, caudal 1 mL/min, detectando a 215 nm.
Isómero 2 (S)-3-(3-bromo-5-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de metilo (1,34 g, 34%): LCMS (Sistema A) Rt = 1,42 min, ES+ve m/z 571, 573 (M+H)+; rT = 20,3 min, 96,6% en una columna Chiralcel OJ-H (4,6 mm id x 25 cm) eluyendo con EtOH al 40% (que contenía 0,2% de isopropilamina) en heptano, caudal 1 mL/min, detectando a 215 nm.
Preparación de ejemplos
Ejemplo 1: Ácido (S)-3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico

Una solución de (S)-3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il))etil)pirrolidin-1 -il)butanoato de ferc-butilo (Compuesto intermedio 8, Isómero 1) (3,48 g, 6,51 mmol) en DCM (30 mL), se trató con ácido trifluoroacético (20 mL) y se agitó a temperatura ambiente durante 1,5 h. El disolvente se evaporó al vacío para proporcionar un aceite púrpura, que después se disolvió en EtOH (10 mL) y se purificó en un cartucho SCX-2 (70 g), eluyendo con etanol (3 CV) y después con amoniaco/metanol 2 M (3 CV). Las fracciones básicas se combinaron y se evaporaron al vacío para proporcionar el producto bruto (3,175 g) como un sólido marrón claro, que tenía una pureza de aproximadamente 96%. El producto se purificó adicionalmente mediante cromatografía de fase inversa en un cartucho C18 (120 g), eluyendo con un gradiente de 15-40% de acetonitrilo (que contenía amoniaco al 0,1%)-(solución acuosa 10 mM de bicarbonato de amonio) en 10 volúmenes de columna. Las fracciones apropiadas se combinaron y se evaporaron al vacío para proporcionar el compuesfo del fífulo (2,1 g, 67%) como un sólido blanco: LCMS (Sistema A) RT = 0,77 min, ES+ve m/z 479 (M+H)+; 1H RMN 5 (CDaOD, 400 MHz) incluye 1,63-1,70 (m, 1H), 1,73-1,83 (m, 2H), 1,82-1,90 (m, 2H), 2,15-2,24 (m, 1H), 2,27-2,38 (m, 1H), 2,54 (t, J = 7,8 Hz, 2H), 2,57-2,64 (m, 1H), 2,69 (t, J= 6 Hz, 2H), 2,81 (dd, J= 16,5, 10,5 Hz, 1H), 2,95-3,06 (m, 1H), 3,10-3,17 (m, 4H), 3,17-3,24 (m, 1H), 3,34-3,40 (m, 3H, oscurecido por el disolvente), 3,55 (dd, J= 12,5, 9 Hz, 1H), 3,78-3,85 (m, 4H), 6,31-6,42 (m, 1H), 6,74 (d, J= 7,5 Hz, 1H), 6,83-6,88 (m, 2H), 7,13 (d, J= 7,5 Hz, 1H), 7,17-7,25 (m, 1H); [a]D20 = 23 (c = 1,0 en EtOH).
Ejemplo 2: Ácido (S)-3-(3-ciclopropil-5-morfolinofenil)-4-((ñ)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico

Se preparó a partir del Isómero 1 del Compuesto intermedio 12 de manera similar a la descrita para el Ejemplo 1: LCMS (Sistema A) RT = 0,88 min, ES+ve m/z 519 (M+H)+; 1H RMN 5 (CD3OD, 600 MHz) 7,13 (d, J= 7,3 Hz, 1H), 6,63 (s, 1 H), 6,57 (s, 1H), 6,48 (s, 1H), 6,38 (d, J= 7,3 Hz, 1H), 3,82 - 3,77 (m, 4H), 3,53 (dd, J= 12,7, 9,4 Hz, 1H), 3,38-3,35 (m, 3H), 3,30-3,24 (m, 3H), 3,18 (dd, J= 12,7, 3,7 Hz, 1H), 3,14-3,08 (m, 4H), 3,02-2,92 (m, 1H), 2,78 (dd, J= 16,3, 10,6 Hz, 1H), 2,69 (t, J= 6,2 Hz, 2H), 2,60-2,56 (m, 1H), 2,56-2,51 (m, 2H), 2,32 (m, 1H), 2,23-2,14 (m, 1H), 1,89-1,83 (m, 3H), 1,83-1,72 (m, 2H), 1,67 (dq, J= 13,0, 8,6 Hz), 0,96-0,85 (m, 2H), 0,71 -0,62 (m, 2H).
Ejemplo 3: Ácido (S)-3-(3-morfolino-5-(1H-pirazol-1-il)fenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

Una solución de (S)-3-(3-morfolino-5-(1 H-pirazol-1 -il)fenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de terc-butilo (Isómero 1 del Compuesto intermedio 18) (86,5 mg, 0,144 mmol) en DCM (6,15 mL) se trató con TFA (3 mL) y la mezcla de reacción se agitó a temperatura ambiente durante 2 h. Se eliminaron el disolvente y el TFA al vacío y el residuo se aplicó sobre un cartucho de aminopropilo acondicionado previamente (10 g). El cartucho se lavó con MeOH y después con amoniaco 2 M en metanol (2,5 CV). Las fracciones amoniacales se concentraron. al vacío para proporcionar el compuesto del título (67 mg, 85%): LCMS (Sistema D) RT = 0,80 min, 98,2%, ES+ve m/z 545 (M+H)+; RMN 5 (500 MHz, DMSO-de) 8,48 (1H, br s), 7,70 (1H, br s), 7,19 (1H, br s), 7,15 (1H, br s), 7,02 (1H, d, J 7 Hz), 6,78 (1H, br s), 6,51 (1H, br s), 6,30-6,24 (2H, m), 3,77 3,74 (4H, m), 3,27-3,22 (3H, m), 3,21-3,17 (4H, m), 2,88-2,68 (3H, m), 2,65-2,54 (4H, m), 2,48-2,33 (4H, m), 2,11 1,98 (1H, m), 1,97-1,87 (1H, m), 1,79-1,70 (2H, m), 1,69-1,56 (2H, m), 1,43-1,31 (1 H, m).
Ejemplo 4: Ácido 3-(3-(3-metil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

se obtuvo a partir del Compuesto intermedio 23 (mezcla de diastereoisómeros) mediante un método similar al descrito en el Ejemplo 3 para proporcionar el compuesto del título (48 mg, 88%): LCMS (Sistema A) RT = 0,83 min, ES+ve m/z 559 (M+H)+; 1H RMN 5 (400 MHz, CDCh) 7,80 (1H, d, J 2 Hz), 7,14 (1H, d, J 7,3 Hz), 7,10 (1H, m), 6,94 (1 H, br s), 6,65 (1H, br s), 6,28 (1 H, d, J 7,3 Hz), 6,23 (1H, d, J 2 Hz), 3,91 -3,83 (4H, m), 3,52-3,35 (4H, m), 3,27-3,20 (4H, m), 3,12-2,94 (2H, m), 2,79-2,66 (5H, m), 2,62-2,41 (3H, m), 2,37 (3H, s), 2,36-2,29 (1H, br), 2,20-1,99 (4H, m), 1,95-1,81 (3H, m), 1,65-1,53 (1H, m), 1,50-1,40 (1 H, m).
Ejemplo 5: Ácido (S)-3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

se obtuvo a partir del Isómero 1 del Compuesto intermedio 28 por un método similar al descrito en el Ejemplo 3 para proporcionar el compuesto del título (34 mg, 62%): LCMS (Sistema A) RT = 0,85 min, ES+ve m/z 573 (M+H)+; 1H RMN 5 (400 MHz, DMSO-d6) 7,03 (1 H, d, J 7,3 Hz), 6,86 (1H, br s), 6,79 (1H, m), 6,75 (1H, br s), 6,37-6,32 (1H, br), 6,26 (1H, d, J 7,3 Hz), 6,03 (1H, s), 3,76-3,71 (4H, m), 3,27-3,20 (3H, m), 3,18-3,13 (4H, m), 3,00-2,57 (9H, m), 2,49 2,38 (4H, m), 2,27 (3H, s), 2,17 (3H, s), 2,11-1,88 (2H, m), 1,78-1,71 (2H, m), 1,66-1,57 (2H, m), 1,43- 1,33 (1H, m).
Ejemplo 6: Ácido (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((fi>3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico
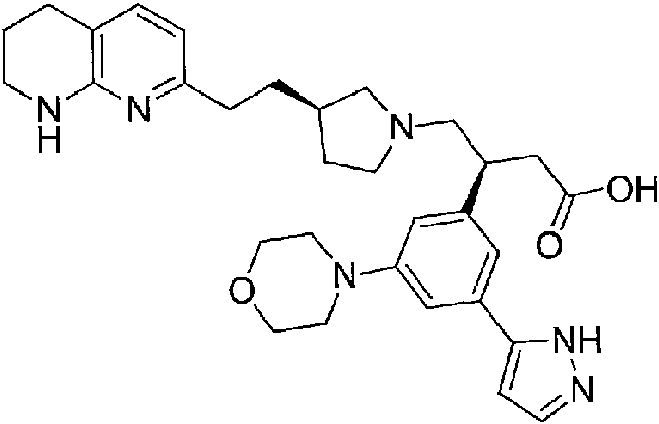
Una mezcla de (S)-3-(3-bromo-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de metilo (Isómero 2 del Compuesto intermedio 32) (454 mg, 0,79 mmol) ácido 1 H-pirazol-5-borónico (disponible en Chemimpex) (267 mg, 2,39 mmol), cloro(di-2-norbornilfosfino)(2'-dimetilamino-1,1'-bifenil-2-il)paladio (II) (disponible en Fluka) (44,5 mg, 0,08 mmol), fosfato tripotásico (506 mg, 2,39 mmol) en EtOH (12,5 mL) y agua (3,2 mL), se calentó en un reactor de microondas a 140°C durante 60 minutos. Después de enfriar la mezcla de reacción a temperatura ambiente, la mezcla se combinó con una mezcla de reacción idéntica de la misma escala y la mezcla combinada se concentró al vacío. El residuo se disolvió en DMSO-MeOH (1:1) y se purificó mediante cromatografía de fase inversa en C18 (columna de 100 g) usando un gradiente de 0-30% de acetonitrilo-0,1% de bicarbonato de amonio acuoso. Las fracciones apropiadas se evaporaron al vacío para proporcionar el compuesto del título (683 mg, 79%): LCMS (Sistema D) RT = 0,79 min, ES+ve m/z 545 (M+H)+; 1H Rm N (DMSO-d6, 600 MHz) 14,5-12,5 (2H, br s), 7,64 (1H, br s), 7,17 (1H, s), 7,12 (1H, s), 7,01 (1H, d), 6,76 (1H, s), 6,68 (1H, d), 6,26-6,24 (2H, d br s), 3,75 (4H, m), 3,23 (2H, m), 3,20-3,13 (5H, 2 x m), 2,92 (1H, t), 2,83-2,77 (2H, m), 2,74 (1H, q), 2,59 (3H, t), 2,54 (1H, dd), 2,45-2,38 (3H, m), 2,36 (1 H, t), 2,04 (1H, m), 1,92 (1H, m), 1,74 (2H, m), 1,62 (2H, m), 1,36 (1H, m).
Ejemplo 7: Ácido (S)-3-(3-(3-metil-1 H-pirazol-5-il-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

Una solución de (S)-3-(3-bromo-5-morfolinofenil)-4-((fi)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de metilo (Isómero 2 del Compuesto intermedio 32) (57 mg, 0,100 mmol) en EtOH (0,5 mL), se añadió a 3-metil-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 H-pirazol (disponible en ChemBridge) (21 mg, 0,1 mmol) en un vial de microondas Anton Paar. Se preparó una solución madre de fosfato tripotásico (65,5 mg, 0,308 mmol) disuelto en agua (0,8 mL) y se colocó una parte alícuota (0,2 mL) en el vial. Finalmente, se añadió complejo de dinorbornilfosfina y cloruro de 2'-(dimetilamino)-2-bifenilil-paladio (II) (disponible en Aldrich) (5,76 mg, 10,28 pmol) y
el recipiente de reacción se selló y se calentó en un reactor de microondas Anton Paar usando una potencia inicial de 600 W a 130°C durante 30 min. Después de enfriar la reacción, se añadió 3-metil-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1 H-pirazol adicional (21 mg, 0,10 mmol), seguido de fosfato tripotásico (63,5 mg, 0,299 mmol) y complejo de dinorborilfosfina y cloruro de 2'-(dimetilamino)-2-bifenilil-paladio (II) (5,59 mg, 9,97 pmol). El vial se selló y se calentó durante 30 minutos a 130°C en el microondas Anton Paar (600 W). Se añadió DMSO (0,4 mL) a la mezcla de reacción, se filtró y se purificó mediante MDAP en una columna Waters CSH C18 (19 mm x 100 mm 5 pm) usando bicarbonato de amonio acuoso con acetonitrilo. Las fracciones apropiadas se evaporaron bajo una corriente de gas nitrógeno en una unidad de purga para proporcionar el compuesto del título (2,8 mg, 5%): LCMS (Sistema E) RT = 0,49 min, ES+ve m/z 559 (M+H)+; 1H RMN ó (400 MHz, DMSO-de) 7,12-7,10 (m, 1H), 7,06-7,05 (m, 1H), 7,01 (d, J = 7,3 Hz, 1H), 6,75-6,73 (m, 1H), 6,41 (s, 1H), 6,26-6,23 (m, 2H), 3,77-3,72 (m, 4H), 3,25-3,20 (m, 2H), 3,15-3,11 (m, 4H), 2,93-2,68 (m, 4H), 2,62-2,52 (m, 5H), 2,43-2,30 (m, 5H), 2,23 (s, 3H), 2,08-1,98 (m, 1H), 1,96-1,84 (m, 1H), 1,78-1,70 (m, 2H), 1,67-1,55 (m, 2H), 1,41-1,30 (m, 1H).
Ejemplo 8. Ácido (S)-3-(3-morfolino-5-(1 H-pirazol-4-il)fenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

Una solución de (S)-3-(3-bromo-5-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de metilo (Isómero 2 del Compuesto intermedio 32) (80 mg, 0,14 mmol) en EtOH (4 mL), se trató con complejo de dinorbornilfosfina y cloruro de 2'-(dimetilamino)-2-bifenilil-paladio (II) (7,84 mg, 0,014 mmol), fosfato de tripotasio (89 mg, 0,42 mmol) y agua (1 mL). El vial se selló y se calentó en un Biotage Initiator a 130°C durante 30 min. La mezcla de reacción se concentró al vacío. El residuo se cargó en un cartucho Biotage SNAP (30 g) en MeCN y se purificó mediante cromatografía de fase inversa, eluyendo con un gradiente de 25-60% de MeCN (que contenía 0,1% de amoníaco) en bicarbonato de amonio 10 mM. Las fracciones apropiadas se concentraron al vacío para proporcionar un sólido marrón pálido (37,3 mg) que se purificó adicionalmente mediante MDAP (Método A). Las fracciones apropiadas se combinaron y se concentraron al vacío para proporcionar el compuesto del título (12 mg, 16%): LCMS (Sistema D) RT = 0,77 min, 98%, ES+ve m/z 545 (M+H)+; 1H RMN (DMSO-afe, 600 MHz) 8,01 (br s, 2H), 7,01 -7,02 (m, 1H), 7,01 (d, J= 7,3 Hz, 1 H), 6,97-6,99 (m, 1 H), 6,98 (d, J= 1,5 Hz, 1 H), 6,93 (s, 1 H), 6,64 (s, 1H), 6,25 (d, J= 7,2 Hz, 2H), 3,70-3,77 (m, 4H), 3,20-3,27 (m, 3H), 3,09-3,18 (m, 5H), 2,95 (br t, J= 11,2 Hz, 1H), 2,78 2,84 (m, 1 H), 2,70-2,86 (m, 2H), 2,57-2,65 (m, 3H), 2,52-2,57 (m, 1H), 2,39-2,45 (m, 1H), 2,35-2,45 (m, 3H), 1,99 2,09 (m, 1 H), 1,87-1,96 (m, 1H), 1,70-1,77 (m, 2H), 1,62 (br dd, J= 13,2, 7,5 Hz, 2H), 1,37 (br d, J= 4,4 Hz, 1 H).
Ejemplo 9. Sal del ácido 4-metilbencenosulfónico de (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de 2-amino-2-oxoetilo
Una solución de ácido (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico (Ejemplo 6) (100 mg, 0,184 mmol) y 2-hidroxiacetamida (13,78 mg, 0,184 mmol) en DCM (2 mL), se trató con HAt U (140 mg, 0,367 mmol) y DIPEA (0,071 mL, 0,404 mmol) antes de agitarla durante 2 h a temperatura ambiente. La mezcla de reacción se cargó sobre una columna de aminopropilo (10 g) y se eluyó con un sistema de disolvente de 0-100% de acetato de etilo-ciclohexano durante 30 minutos. Las fracciones apropiadas se combinaron y se evaporaron a presión reducida hasta obtener una goma incolora (84 mg). La mezcla de reacción se cargó en otra columna de aminopropilo (10 g) y eluyó con un sistema de disolvente 0-100% (3:1 de acetato de etilo-etanol 1% de NH3)-ciclohexano durante 20 min. Las fracciones se dejaron reposar durante el fin de semana y la LCMS indicó la presencia de éster etílico. Por lo tanto, la muestra se volvió a purificar usando el mismo sistema y el disolvente se evaporó inmediatamente de las fracciones apropiadas a presión reducida para proporcionar la base libre del compuesto del título (36 mg, 33%) como una goma blanquecina. LCMS (Sistema D) Rt = 0,99 min, 98%, ES+ve m/z 602 (M+H)+. 1H RMN (DMSO-ofe, 400 MHz) 7,66-7,61 (m, 1H), 7,17 (s, 1H), 7,01 (d, J= 7,0 Hz, 1H), 6,82 6,66 (m, 2H), 6,24 (d, J= 7,3 Hz, 1H), 4,31 (d, J= 4,5 Hz, 2H), 3,78-3,71 (m, 5H), 3,26-3,17 (m, 3H), 3,16-3,09 (m, 3H), 2,89 (d, J= 6,5 Hz, 1H), 2,75-2,64 (m, 2H), 2,43-2,34 (m, 4H), 2,17-2,10 (m, 1H), 1,77-1,70 (m, 2H), 1,54 (br. s, 1 h), 1,30-1,26 (m, 1H). (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoato de 2-amino-2-oxoetilo (32 mg, 0,053 mmol) se disolvió en acetonitrilo (1 mL) y se añadió una solución de ácido 4-metilbencenosulfónico (10,12 mg, 0,053 mmol) en acetonitrilo (1 mL). La mezcla se agitó a temperatura ambiente durante la noche. El disolvente se purgó con nitrógeno para proporcionar el compuesto
del título (41 mg, 100%) como un sólido blanco: LCMS (Sistema D) RT = 0,99 min, 78%, ES+ve m/z 602 (M+H)+. (RT = 0,42 min, 20% (ácido tósico).
Ejemplo 10. Sal del ácido 4-metilbencenosulfónico de (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoato de 2-morfolinoetilo
Una solución de ácido (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico (Ejemplo 6) (100 mg, 0,184 mmol) y 2-morfolinoetanol (24,08 mg, 0,184 mmol) en DCM (2 mL), se trató con HATU (140 mg, 0,367 mmol) y DIPEA (0,071 mL, 0,404 mmol) antes de agitarla durante 2 h a temperatura ambiente. La mezcla de reacción se cargó en una columna de aminopropilo (10 g) y eluyó con un sistema de disolvente con 0-100% de acetato de etilo-ciclohexano durante 30 minutos. Las fracciones apropiadas se combinaron y se evaporaron a presión reducida para proporcionar la base libre del compuesto del título (102 mg, 84%) como una goma incolora. Lc MS (Sistema d) RT = 1,07 min, 98%, ES+ve m/z 658 (M+H)+. 1H RMN (DMSO-d6, 400 MHz) 7,64 (d, J= 2 Hz, 1H), 7,17 (s, 1H), 7,01 (d, J= 7,3 Hz, 1H), 6,75 (s, 1H), 6,24 (d, J= 7,1 Hz, 1H), 4,00 (t, J= 5,8 Hz, 2H), 3,79-3,72 (m, 4H), 3,57-3,51 (m, 2H), 3,25-3,20 (m, 3H), 3,16-3,08 (m, 3H), 2,81 (s, 1H), 2,75-2,64 (m, 2H), 2,59 (t, J= 5,9 Hz, 3H), 2,13 (d, J= 8,6 Hz, 1H), 1,77-1,69 (m, 2H), 1,59 (d, J= 7,8 Hz, 2H). (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoato de 2-morfolinoetilo (100 mg, 0,152 mmol) se disolvió en acetonitrilo (1 mL) y se añadió ácido 4-metilbencenosulfónico (28,9 mg, 0,152 mmol) disuelto en acetonitrilo (1 mL). La mezcla se agitó a temperatura ambiente durante la noche. El disolvente se purgó con nitrógeno para proporcionar el compuesto del título (94 mg, 95%) como una goma incolora. LCMS (Sistema D) RT = 1,07 min, 82%, ES+ve m/z 658 (M+H)+. (RT = 0,42 min, 15% (ácido tósico).
Ejemplo 11. Sal del ácido 4-metilbencenosulfónico de (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoato de 2-(terc-butoxi)etilo
A una solución agitada de ácido (S)-3-(3-morfolino-5-(1H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico (100 mg, 0,184 mmol) (Ejemplo 6), HATU (115 mg, 0,302 mmol) y 2-(terc-butoxi)etanol (0,072 mL, 0,551 mmol) en DCM (1 mL), se añadió DIPEA (0,071 mL, 0,404 mmol). La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadió agua (1 mL) y se agitó durante 10 minutos, la mezcla se pasó después a través de una frita hidrófoba y el disolvente se evaporó al vacío. El residuo se disolvió en DMSO y se purificó por MDAP, usando un gradiente de 30-85% de acetonitrilo-agua tamponado (Método A). Se tomó la fracción apropiada y el disolvente se eliminó bajo una corriente de nitrógeno a temperatura ambiente. El residuo (65,7 mg) se cargó en una columna de aminopropilo (5 g) en DCM y se purificó usando un gradiente de 0-100% de acetato de etilo/ciclohexano durante 15 minutos. Las fracciones apropiadas se combinaron y el disolvente se evaporó al vacío para proporcionar la base libre del compuesto del título (61,5 mg) como un vidrio incoloro. LCMS (Sistema D) RT = 1,27 min, 99%, ES+ve m/z 645 (M+H)+. La base libre (50 mg) se disolvió en acetonitrilo (1 mL) y se añadió ácido 4-metilbencenosulfónico (18,07 mg, 0,095 mmol), la mezcla se agitó durante la noche a temperatura ambiente. El disolvente se eliminó al vacío para proporcionar el compuesto del título (60,8 mg) como una goma blanquecina que se solidificó después de raspar el matraz. LCMS (Sistema D) RT = 1,27 min, 82%, ES+ve m/z 645 (M+H)+ 0,41 min, 16% (ácido tósico).
Ejemplo 12. (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoato de 2-metoxietilo
A una solución agitada de ácido (S)-3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico (Ejemplo 6) (106 mg, 0,195 mmol), HATU (115 mg, 0,302 mmol) y 2-metoxietanol (0,046 mL, 0,584 mmol) en DCM (1 mL), se añadió DIPEA (0,075 mL, 0,428 mmol). La mezcla de reacción se agitó durante 2 h a temperatura ambiente. Se añadió agua (1 mL) y se agitó durante 10 minutos, después la mezcla se pasó a través de una frita hidrófoba y se cargó en una columna de aminopropilo (10 g). El compuesto se purificó mediante cromatografía en fase normal usando un gradiente de 0-100% de acetato de etilociclohexano durante 15 minutos. Las fracciones apropiadas se combinaron y el disolvente se eliminó al vacío para proporcionar la base libre del compuesto del título (61,5 mg) como una goma incolora: LCMS (Sistema D) RT = 1,12 min, 100%, ES+ve m/z 603 (M+H)+.
La muestra se disolvió en acetonitrilo (1 mL) y se añadió ácido 4-metilbencenosulfónico (19,40 mg, 0,102 mmol), la mezcla se agitó a temperatura ambiente durante 7 h. El disolvente se evaporó al vacío para proporcionar el compuesto del título (80,5 mg) como una goma incolora. LCMS (Sistema D) RT = 1,12 min, 75%, ES+ve m/z 603 (M+H)+ 0,40 min, 19% (ácido tósico).
Solubilidad
La solubilidad cinética se determinó utilizando un ensayo interno. Se diluyeron 5 gl de soluciones madre de DMSO 10 mM nominales hasta 100 gl con solución salina tamponada con fosfato (PBS) de pH 7,4, se equilibraron durante 1 hora a temperatura ambiente y se filtraron a través de placas de filtración de Millipore MultiscreenHTS-PCF (MSSL BPC). Las reservas de DMSO y los material filtrados se cuantificaron mediante una metodología interna de detección de nitrógeno quimioluminiscente mediante inyección de flujo, similar a la descrita en N. Bhattachar et al. J. Pharm. Biomed. Anal. 2006, 41, 152-157. Se encontró que todos los compuestos tenían una solubilidad superior a 150 gM.
Ensayos biológicos
Ensayos de adhesión celular
Los reactivos y los métodos usados fueron como se han descrito [Ludbrook et al, Biochem. J. 2003, 369, 311), con los siguientes puntos de aclaración. Se usaron las siguientes líneas celulares, con los ligandos entre corchetes: K562-a5p1 (Fibronectina), K562-avp3 (LAP-b1), K562-avp5 (Vitronectina), K562-aYp6 (LAP-b1), K562-avp8 (LAP-b1). El catión divalente usado para facilitar la adhesión era MgCl2 2 mM. La adhesión se cuantificó mediante marcado celular con el tinte fluorescente BCECF-AM (Life Technologies), en donde las suspensiones celulares de 3 x 10⁶ células/ml se incubaron con 0,33 mL/mL de BCECF-AM 30 mM a 37°C (durante 10 minutos, antes de colocarlas en la placa de ensayo. Al finalizar el ensayo, las células adheridas se lisaron usando 50 gL/pocillo de Triton X-100 al 0,5% en H2O para liberar la fluorescencia. La intensidad de la fluorescencia se detectó utilizando un lector de placas Envision® (Perkin Elmer). Para los inhibidores activos en el ensayo, los datos se ajustaron a una ecuación logística de 4 parámetros para las determinaciones de la CI50.
Las afinidades medias (pCl5ü) del Ejemplo 1 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,4; avp3 pCl50 = 6,2; avp5 pCl50 = 7,3; avp8 pCl50 = 7,8, avp1 pCl50= 6,6.
Las afinidades medias (pCl50) del Ejemplo 2 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,4; avp3 pCl50 = 5,7; avp5 pCl50 = 6,6; avp8 pCl50 = 7,7.
Las afinidades medias (pCl50) del Ejemplo 3 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,5; avp3 pCl50 = 5,4; avp5 pCl50 = 6,7; avp8 Foto50 = 7,8, avp1 pCl50 = 7,3.
Las afinidades medias (pCl50) del Ejemplo 4 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,1; avp3 pCl50 = 5,2; avp5 pCl50 = 6,8; avp8 pCl50 = 7,5.
Las afinidades medias (pCl50) del Ejemplo 5 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,1; avp3 pCl50 = 5,0; avp5 pCl50 = 5,8; avp8 pCl50 = 8,0.
Las afinidades medias (pCl50) del Ejemplo 6 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,5; avp3 pCl50 = 5,9; avp5 pCl50 = 7,3; avps pCl50 = 8,1, avp1 pCl50 = 8,0.
Las afinidades medias (pCl50) del Ejemplo 7 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,0; avp3 pCl50 = 5,7; avp5 pCl50 = 6,7; avps pCl50 = 7,6.
Las afinidades medias (pCl50) del Ejemplo 8 en los ensayos de adhesión celular eran, para avp6 pCl50 = 8,3; avp3 pCl50 = 5,4; avp5 pCl50 = 7,2; avp8 pCl50 = 8,3.
Claims (14)
1. Un compuesto de fórmula (I)

en donde R1 representa un átomo de hidrógeno, un grupo ciclopropilo o un anillo de pirazol cuyo pirazol está opcionalmente sustituido con uno o dos grupos metilo; o una sal farmacéuticamente aceptable del mismo.
2. Un compuesto de fórmula (I) según la reivindicación 1, con la fórmula estructural (IA):

o una sal farmacéuticamente aceptable del mismo.
3. Un compuesto de fórmula (I) según la reivindicación 1 o la reivindicación 2, en donde R1 representa un átomo de hidrógeno; o una sal farmacéuticamente aceptable del mismo.
4. Un compuesto de fórmula (I) según la reivindicación 1 o la reivindicación 2, en el que R1 representa un grupo ciclopropilo; o una sal farmacéuticamente aceptable del mismo.
5. Un compuesto de fórmula (I) según la reivindicación 1 o la reivindicación 2, en el que R1 representa un grupo 1H-pirazol, un grupo 3-metil-1 H-pirazol o un grupo 3,5-dimetil-1 H-pirazol; o una sal farmacéuticamente aceptable del mismo.
6. Un compuesto de fórmula (I) según la reivindicación 1, que se selecciona a partir de:
ácido 3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico:

ácido 3-(3-ciclopropil-5-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico:

ácido 3-(3-morfolino-5-(1 H-pirazol-1 -il)fenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico:

ácido 3-(3-(3-metil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico:

ácido 3-(3-(3,5-dimetil-1 H-pirazol-1-il)-5-morfolinofenil)-4-((H)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico
ácido 3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico

ácido 3-(3-morfolino-5-(1 H-pirazol-5-il)fenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico

ácido 3-(3-(3-metil-1 H-pirazol-5-il)-5-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

y ácido 3-(3-morfolino-5-(1 H-pirazol-4-il)fenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico

o su sal farmacéuticamente aceptable.
7. Un compuesto de fórmula (I) según la reivindicación 1, que es:

ácido 3-(3-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico, o una sal farmacéuticamente aceptable del mismo.
8. Un compuesto de fórmula (IA) según la reivindicación 2, que es:

ácido (S)-3-(3-morfolinofenil)-4-((R)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico, o una sal farmacéuticamente aceptable del mismo.
9. Un compuesto de fórmula (I) según la reivindicación 1, que es:

ácido (fí)-3-(3-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1-il)butanoico, o una sal farmacéuticamente aceptable del mismo.
10. Un compuesto de fórmula (I) según la reivindicación 1, que es:

ácido 3-(3-(3,5-dimetil-1 H-pirazol-1 -il)-5-morfolinofenil)-4-((fí)-3-(2-(5,6,7,8-tetrahidro-1,8-naftiridin-2-il)etil)pirrolidin-1 -il)butanoico, o una sal farmacéuticamente aceptable del mismo.
11. Un compuesto de fórmula (I) según una cualquiera de las reivindicaciones 1 a 10 o una sal farmacéuticamente aceptable del mismo, para uso en terapia.
12. Un compuesto de fórmula (I) según una cualquiera de las reivindicaciones 1 a 10 o una sal farmacéuticamente
aceptable del mismo, para uso en el tratamiento de una enfermedad o afección para la cual está indicado un antagonista de la integrina avp6.
13. Un compuesto de fórmula (I) según una cualquiera de las reivindicaciones 1 a 10 o una sal farmacéuticamente aceptable del mismo, para uso en el tratamiento de una fibrosis pulmonar idiopática.
14. Una composición farmacéutica que comprende un compuesto de fórmula (I) según una cualquiera de las reivindicaciones 1 a 10 o una sal farmacéuticamente aceptable del mismo, y uno o varios vehículos, diluyentes o excipientes farmacéuticamente aceptables.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| GBGB1417018.7A GB201417018D0 (en) | 2014-09-26 | 2014-09-26 | Novel compounds |
| PCT/EP2015/071798 WO2016046241A1 (en) | 2014-09-26 | 2015-09-22 | Novel compounds |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2796235T3 true ES2796235T3 (es) | 2020-11-26 |
Family
ID=51901174
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15767479T Active ES2796235T3 (es) | 2014-09-26 | 2015-09-22 | Derivados de naftiridina como antagonistas de la integrina alfa V beta 6 para el tratamiento de enfermedades fibróticas |
Country Status (12)
| Country | Link |
|---|---|
| US (1) | US10004724B2 (es) |
| EP (1) | EP3197895B1 (es) |
| JP (1) | JP6672276B2 (es) |
| KR (1) | KR20170054413A (es) |
| CN (1) | CN107074850A (es) |
| AU (1) | AU2015320874A1 (es) |
| BR (1) | BR112017006240A2 (es) |
| CA (1) | CA2962319A1 (es) |
| ES (1) | ES2796235T3 (es) |
| GB (1) | GB201417018D0 (es) |
| RU (1) | RU2017114352A (es) |
| WO (1) | WO2016046241A1 (es) |
Families Citing this family (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB201305668D0 (en) | 2013-03-28 | 2013-05-15 | Glaxosmithkline Ip Dev Ltd | Avs6 Integrin Antagonists |
| GB201417011D0 (en) | 2014-09-26 | 2014-11-12 | Glaxosmithkline Ip Dev Ltd | Novel compounds |
| GB201417002D0 (en) | 2014-09-26 | 2014-11-12 | Glaxosmithkline Ip Dev Ltd | Novel compound |
| GB201417094D0 (en) * | 2014-09-26 | 2014-11-12 | Glaxosmithkline Ip Dev Ltd | Novel compounds |
| GB201604680D0 (en) | 2016-03-21 | 2016-05-04 | Glaxosmithkline Ip Dev Ltd | Chemical Compounds |
| EA201991123A1 (ru) | 2016-11-08 | 2019-11-29 | ИНДАЗОЛОВЫЕ ПРОИЗВОДНЫЕ В КАЧЕСТВЕ АНТАГОНИСТОВ ИНТЕГРИНА αV | |
| EP3538528B1 (en) | 2016-11-08 | 2020-12-23 | Bristol-Myers Squibb Company | Pyrrole amides as alpha v integrin inhibitors |
| PT3538525T (pt) | 2016-11-08 | 2022-08-16 | Bristol Myers Squibb Co | Ácidos propiónicos 3-substituídos por inibidores de alfa v integrina |
| CN110167934B (zh) | 2016-11-08 | 2022-06-10 | 百时美施贵宝公司 | 作为αV整联蛋白抑制剂的含有环丁烷和含有氮杂环丁烷的单环和螺环化合物 |
| AU2017359028A1 (en) | 2016-11-08 | 2019-06-20 | Bristol-Myers Squibb Company | Azole amides and amines as alpha V integrin inhibitors |
| US10696672B2 (en) | 2016-12-23 | 2020-06-30 | Pliant Therapeutics, Inc. | Amino acid compounds and methods of use |
| US11046685B2 (en) | 2017-02-28 | 2021-06-29 | Morphic Therapeutic, Inc. | Inhibitors of (α-v)(β-6) integrin |
| EP4159727B1 (en) | 2017-02-28 | 2026-04-08 | Morphic Therapeutic, Inc. | Inhibitors of (alpha-v)(beta-6) integrin |
| JP7291696B2 (ja) | 2017-11-07 | 2023-06-15 | ブリストル-マイヤーズ スクイブ カンパニー | アルファvインテグリン阻害剤としてのピロロピラジン誘導体 |
| PT3844162T (pt) | 2018-08-29 | 2025-03-28 | Morphic Therapeutic Inc | Inibidores da integrina alfa v beta6 |
| WO2020047208A1 (en) | 2018-08-29 | 2020-03-05 | Morphic Therapeutic, Inc. | Inhibitors of (alpha-v)(beta-6) integrin |
| AU2019327475B2 (en) | 2018-08-29 | 2025-06-05 | Morphic Therapeutic, Inc. | INHIBITING αV β6 INTEGRIN |
Family Cites Families (26)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP1047425A4 (en) * | 1997-12-17 | 2009-04-22 | Merck & Co Inc | INTEGRIN RECEPTOR ANTAGONISTS |
| SK9192000A3 (en) | 1997-12-17 | 2001-03-12 | Merck & Co Inc | Integrin receptor antagonists |
| DE60035779T2 (de) | 1999-06-02 | 2008-04-30 | Merck & Co., Inc. | Alpha v integrin-rezeptor antagonisten |
| EP1194151A4 (en) | 1999-06-23 | 2003-01-15 | Merck & Co Inc | ANTAGONISTS OF THE INTEGRIN RECEPTORS |
| EP1229910A4 (en) | 1999-10-04 | 2003-10-01 | Merck & Co Inc | integrin |
| YU32502A (sh) | 1999-11-08 | 2004-12-31 | Merck & Co.Inc. | Postupak i intermedijeri za proizvodnju imidazolidinonskih antagonista alfa v integrina |
| JP2004511434A (ja) * | 2000-06-15 | 2004-04-15 | ファルマシア・コーポレーション | インテグリン受容体アンタゴニストとしてのヘテロアリールアルカン酸 |
| AU7793501A (en) | 2000-07-26 | 2002-02-05 | Merck & Co Inc | Alpha v integrin receptor antagonists |
| AU2001290772A1 (en) | 2000-09-14 | 2002-03-26 | Merck And Co., Inc. | Alpha v integrin receptor antagonists |
| AU2002246757B2 (en) | 2001-01-03 | 2006-02-02 | Merck & Co., Inc. | Methods and compositions for treating periodontal disease |
| DE10112771A1 (de) | 2001-03-16 | 2002-09-26 | Merck Patent Gmbh | Inhibitoren des Integrins alpha¶v¶beta¶6¶ |
| US20040224986A1 (en) * | 2002-08-16 | 2004-11-11 | Bart De Corte | Piperidinyl targeting compounds that selectively bind integrins |
| BR0317600A (pt) | 2002-12-20 | 2005-11-29 | Pharmacia Corp | ácidos heteroarilalcanóicos como derivados de antagonistas de receptor de integrina |
| MX2009010050A (es) | 2007-03-23 | 2009-10-12 | Amgen Inc | Derivados de quinolina o quinoxalina 3-sustituidos y su uso como inhibidores de fosfotidilinositol 3-cinasa (p13k). |
| JP2011500823A (ja) | 2007-10-22 | 2011-01-06 | グラクソスミスクライン・リミテッド・ライアビリティ・カンパニー | Pi3キナーゼ阻害物質としてのピリドスルホンアミド誘導体 |
| WO2011111880A1 (ko) | 2010-03-08 | 2011-09-15 | 주식회사 메디젠텍 | 세포핵에서 세포질로의 gsk3의 이동을 억제하는 화합물을 함유하는 세포핵에서 세포질로의 gsk3 이동에 의해 발생되는 질환의 치료 또는 예방용 약학적 조성물 |
| GB201305668D0 (en) * | 2013-03-28 | 2013-05-15 | Glaxosmithkline Ip Dev Ltd | Avs6 Integrin Antagonists |
| AU2014324426A1 (en) | 2013-09-30 | 2016-04-21 | The Regents Of The University Of California | Anti-alphavbeta1 integrin compounds and methods |
| GB201417002D0 (en) | 2014-09-26 | 2014-11-12 | Glaxosmithkline Ip Dev Ltd | Novel compound |
| GB201417011D0 (en) | 2014-09-26 | 2014-11-12 | Glaxosmithkline Ip Dev Ltd | Novel compounds |
| GB201417094D0 (en) | 2014-09-26 | 2014-11-12 | Glaxosmithkline Ip Dev Ltd | Novel compounds |
| EP3925959A1 (en) | 2015-02-19 | 2021-12-22 | OcuTerra Therapeutics, Inc. | Fluorinated derivatives of 3-(2-oxo-3-(3-(5,6,7,8-tetrahydro-1,8-naphthyridin-2-yl)propyl)imidazolidin-1-yl)propanoic acid and uses thereof |
| AU2016228852A1 (en) | 2015-03-10 | 2017-10-19 | The Regents Of The University Of California | Anti-alphavbeta1 integrin inhibitors and methods of use |
| GB201604589D0 (en) | 2016-03-18 | 2016-05-04 | Glaxosmithkline Ip Dev Ltd | Chemical compound |
| GB201604680D0 (en) | 2016-03-21 | 2016-05-04 | Glaxosmithkline Ip Dev Ltd | Chemical Compounds |
| GB201604681D0 (en) | 2016-03-21 | 2016-05-04 | Glaxosmithkline Ip Dev Ltd | Chemical Compounds |
-
2014
- 2014-09-26 GB GBGB1417018.7A patent/GB201417018D0/en not_active Ceased
-
2015
- 2015-09-22 EP EP15767479.7A patent/EP3197895B1/en active Active
- 2015-09-22 JP JP2017516386A patent/JP6672276B2/ja not_active Expired - Fee Related
- 2015-09-22 US US15/514,414 patent/US10004724B2/en not_active Expired - Fee Related
- 2015-09-22 BR BR112017006240A patent/BR112017006240A2/pt not_active Application Discontinuation
- 2015-09-22 KR KR1020177007735A patent/KR20170054413A/ko not_active Withdrawn
- 2015-09-22 WO PCT/EP2015/071798 patent/WO2016046241A1/en not_active Ceased
- 2015-09-22 CN CN201580052202.3A patent/CN107074850A/zh active Pending
- 2015-09-22 RU RU2017114352A patent/RU2017114352A/ru unknown
- 2015-09-22 ES ES15767479T patent/ES2796235T3/es active Active
- 2015-09-22 AU AU2015320874A patent/AU2015320874A1/en not_active Abandoned
- 2015-09-22 CA CA2962319A patent/CA2962319A1/en active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| AU2015320874A1 (en) | 2017-03-09 |
| WO2016046241A1 (en) | 2016-03-31 |
| EP3197895A1 (en) | 2017-08-02 |
| GB201417018D0 (en) | 2014-11-12 |
| BR112017006240A2 (pt) | 2017-12-12 |
| CN107074850A (zh) | 2017-08-18 |
| JP2017528506A (ja) | 2017-09-28 |
| US20170290818A1 (en) | 2017-10-12 |
| RU2017114352A (ru) | 2018-10-26 |
| JP6672276B2 (ja) | 2020-03-25 |
| EP3197895B1 (en) | 2020-03-11 |
| CA2962319A1 (en) | 2016-03-31 |
| KR20170054413A (ko) | 2017-05-17 |
| US10004724B2 (en) | 2018-06-26 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2814000T3 (es) | Naftiridinas como antagonistas de integrinas | |
| US10004724B2 (en) | Compounds alpha v beta 6 integrin antagonists | |
| US10513517B2 (en) | Naphthyridine derivatives as alpha V beta 6 integrin antagonists for the treatment of E.G. fibrotic diseases | |
| ES2704525T3 (es) | Derivados de naftiridina como antagonistas de integrina AlfaVBeta6 para el tratamiento de, por ejemplo, enfermedades fibróticas | |
| US10342783B2 (en) | Compounds αvβ6 integrin antagonists | |
| ES2665597T3 (es) | Derivados de naftiridina úiles como antagonistas de la v 6 integrina | |
| AU2017232285A1 (en) | Citrate salt of the compound (S)-4-((s)-3-fluoro-3-(2-(5,6,7,8-tetrahydro-1,8-naphthydrin-2-yl)ethyl)pyrrolidin-1-yl)-3-(3-(2-methoxyethoxy)phenyl) butanoic acid |