ES2815098T3 - Conjugados de ligadores (ADCs) con inhibidores de KSP - Google Patents
Conjugados de ligadores (ADCs) con inhibidores de KSP Download PDFInfo
- Publication number
- ES2815098T3 ES2815098T3 ES14833342T ES14833342T ES2815098T3 ES 2815098 T3 ES2815098 T3 ES 2815098T3 ES 14833342 T ES14833342 T ES 14833342T ES 14833342 T ES14833342 T ES 14833342T ES 2815098 T3 ES2815098 T3 ES 2815098T3
- Authority
- ES
- Spain
- Prior art keywords
- alkyl
- groups
- seq
- cooh
- linker
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 CCCC1=CC(C)*C1 Chemical compound CCCC1=CC(C)*C1 0.000 description 17
- DTQVDTLACAAQTR-UHFFFAOYSA-N OC(C(F)(F)F)=O Chemical compound OC(C(F)(F)F)=O DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 16
- AWIVOEHKHLPCSB-UHFFFAOYSA-N CC(C)(C)OC(NCC(CO)CO[Si+](C)(C)C(C)(C)C)=O Chemical compound CC(C)(C)OC(NCC(CO)CO[Si+](C)(C)C(C)(C)C)=O AWIVOEHKHLPCSB-UHFFFAOYSA-N 0.000 description 1
- SMNCGZLYYBTSFT-NSHDSACASA-N CC(C)(C)OC([C@H](CCCCN)NC(CN(C(C=C1)=O)C1=O)=O)=O Chemical compound CC(C)(C)OC([C@H](CCCCN)NC(CN(C(C=C1)=O)C1=O)=O)=O SMNCGZLYYBTSFT-NSHDSACASA-N 0.000 description 1
- KCIOORNGDJBIAF-MPBVEELFSA-N CC(C)(C)[C@H](c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)N(CC[C@@H](C(NCCC(NCCN(C(CC1SC[C@](C)(C(O)=O)N)=O)C1=O)=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)N(CC[C@@H](C(NCCC(NCCN(C(CC1SC[C@](C)(C(O)=O)N)=O)C1=O)=O)=O)N)C(CO)=O KCIOORNGDJBIAF-MPBVEELFSA-N 0.000 description 1
- ANPFVGKJOSWBGL-UBOZLPQGSA-N CC(C)(C)[C@H](c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)N(CC[C@@H](C(NCCNC(CN(C(C=C1)=O)C1=O)=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)N(CC[C@@H](C(NCCNC(CN(C(C=C1)=O)C1=O)=O)=O)N)C(CO)=O ANPFVGKJOSWBGL-UBOZLPQGSA-N 0.000 description 1
- HMUQTIVGPPQPKM-WTQWEFNJSA-N CC(C)(C)[C@H](c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)N(CC[C@@H](C(N[C@H](CC1)C[C@@H]1C(NCCN(C(C=C1)=O)C1=O)=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)N(CC[C@@H](C(N[C@H](CC1)C[C@@H]1C(NCCN(C(C=C1)=O)C1=O)=O)=O)N)C(CO)=O HMUQTIVGPPQPKM-WTQWEFNJSA-N 0.000 description 1
- JENYIBFALIRANO-UMSFTDKQSA-N CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CCCNC(OCC[Si+](C)(C)C)=O)C(CSCCC(O)=O)=O Chemical compound CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CCCNC(OCC[Si+](C)(C)C)=O)C(CSCCC(O)=O)=O JENYIBFALIRANO-UMSFTDKQSA-N 0.000 description 1
- MYZPGPGCUQOQPD-NEIWEUGHSA-M CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(N/C=C/NC(C(CC(OC)=O)S[AlH2])=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(N/C=C/NC(C(CC(OC)=O)S[AlH2])=O)=O)N)C(CO)=O MYZPGPGCUQOQPD-NEIWEUGHSA-M 0.000 description 1
- QOFHGFFLPDPFKR-HPSLPFNASA-N CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(NCCNC(CC[C@@H](C(O)=O)N)=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(NCCNC(CC[C@@H](C(O)=O)N)=O)=O)N)C(CO)=O QOFHGFFLPDPFKR-HPSLPFNASA-N 0.000 description 1
- DFQJCVIKWQQPIE-ARPOTICCSA-N CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(NCCOCCNC(CN(C(C=C1)=O)C1=O)=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(NCCOCCNC(CN(C(C=C1)=O)C1=O)=O)=O)N)C(CO)=O DFQJCVIKWQQPIE-ARPOTICCSA-N 0.000 description 1
- MBLPULOXVFQYIY-FPQPQGOJSA-N CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(N[C@H](CNC(CN(C(C=C1)=O)C1=O)=O)C(O)=O)=O)N)C(CO)=O Chemical compound CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)N(CC[C@@H](C(N[C@H](CNC(CN(C(C=C1)=O)C1=O)=O)C(O)=O)=O)N)C(CO)=O MBLPULOXVFQYIY-FPQPQGOJSA-N 0.000 description 1
- WUYWSKFHYBLFAM-LHEWISCISA-N CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)NCCCNC(OCC1c2ccccc2-c2ccccc12)=O Chemical compound CC(C)(C)[C@H](c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)NCCCNC(OCC1c2ccccc2-c2ccccc12)=O WUYWSKFHYBLFAM-LHEWISCISA-N 0.000 description 1
- WJVBBHQGGGAYNQ-OFKVPFTHSA-N CC(C)[C@@H](C(N[C@@H](C)C(N[C@@H](CCCCNC([C@H](CCN([C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)C(CO)=O)N)=O)C(O)=O)=O)=O)NC(CBr)=O Chemical compound CC(C)[C@@H](C(N[C@@H](C)C(N[C@@H](CCCCNC([C@H](CCN([C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)C(CO)=O)N)=O)C(O)=O)=O)=O)NC(CBr)=O WJVBBHQGGGAYNQ-OFKVPFTHSA-N 0.000 description 1
- GITGYODHQZKNBP-UCGGBYDDSA-N CC(C)[C@@H](C(N[C@@H](C)C(O)=O)=O)NC(CCOCCOCCOCCOCCOCCOCCOCCOCCNC(CCN(C(C=C1)=O)C1=O)=O)=O Chemical compound CC(C)[C@@H](C(N[C@@H](C)C(O)=O)=O)NC(CCOCCOCCOCCOCCOCCOCCOCCOCCNC(CCN(C(C=C1)=O)C1=O)=O)=O GITGYODHQZKNBP-UCGGBYDDSA-N 0.000 description 1
- ZQJNRSDTYXWDKV-BAOFOTJISA-N CC(C)[C@@H](C(N[C@@H](CCCCNC(OC(C)(C)C)=O)C(O)=O)=O)NC(CCOCCOCCOCCOCCOCCOCCOCCOCCNC(CCN(C(C=C1)=O)C1=O)=O)=O Chemical compound CC(C)[C@@H](C(N[C@@H](CCCCNC(OC(C)(C)C)=O)C(O)=O)=O)NC(CCOCCOCCOCCOCCOCCOCCOCCOCCNC(CCN(C(C=C1)=O)C1=O)=O)=O ZQJNRSDTYXWDKV-BAOFOTJISA-N 0.000 description 1
- AGGWFDNPHKLBBV-YUMQZZPRSA-N CC(C)[C@@H](C(N[C@@H](CCCNC(N)=O)C(O)=O)=O)N Chemical compound CC(C)[C@@H](C(N[C@@H](CCCNC(N)=O)C(O)=O)=O)N AGGWFDNPHKLBBV-YUMQZZPRSA-N 0.000 description 1
- KOHJIKSTBRXNOV-UHFFFAOYSA-N CC(CC(N1I)=O)C1=O Chemical compound CC(CC(N1I)=O)C1=O KOHJIKSTBRXNOV-UHFFFAOYSA-N 0.000 description 1
- AZAOWIVCNSVXSE-UHFFFAOYSA-N COC(CC(C(O)=O)Br)=O Chemical compound COC(CC(C(O)=O)Br)=O AZAOWIVCNSVXSE-UHFFFAOYSA-N 0.000 description 1
- HECIGSMHWYQUQA-YPFGMODZSA-N C[C@@H](C(N(CC[C@@H](C(NCCNC(CN(C(C=C1)=O)C1=O)=O)=O)N)[C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)=O)OC Chemical compound C[C@@H](C(N(CC[C@@H](C(NCCNC(CN(C(C=C1)=O)C1=O)=O)=O)N)[C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)=O)OC HECIGSMHWYQUQA-YPFGMODZSA-N 0.000 description 1
- DVZJTKFCOZYSOL-HOJCFSIBSA-N C[C@@H](C(N[C@@H](CCCNC(N)=O)C(Nc(cc1)ccc1N(C(C=C1)=O)C1=O)=O)=O)NC(CCNC([C@H](CCN([C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)C(CO)=O)N)=O)=O Chemical compound C[C@@H](C(N[C@@H](CCCNC(N)=O)C(Nc(cc1)ccc1N(C(C=C1)=O)C1=O)=O)=O)NC(CCNC([C@H](CCN([C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)C(CO)=O)N)=O)=O DVZJTKFCOZYSOL-HOJCFSIBSA-N 0.000 description 1
- REIFOJYNDXPDAP-OXIVNVDSSA-N C[C@@H](C(N[C@@H](CCCNC(N)=O)C(Nc(cc1)ccc1N(C(CC1SC[C@@H](C(O)=O)N)=O)C1=O)=O)=O)NC(CCNC([C@H](CCN([C@H](C(C)(C)C)c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)C(CO)=O)N)=O)=O Chemical compound C[C@@H](C(N[C@@H](CCCNC(N)=O)C(Nc(cc1)ccc1N(C(CC1SC[C@@H](C(O)=O)N)=O)C1=O)=O)=O)NC(CCNC([C@H](CCN([C@H](C(C)(C)C)c(c(Cc1ccccc1)c1)n[n]1-c(cc(cc1)F)c1F)C(CO)=O)N)=O)=O REIFOJYNDXPDAP-OXIVNVDSSA-N 0.000 description 1
- FZTJNFNEJXDDPO-OYHNWAKOSA-N C[C@@H](C(N[C@](CCCNC(N)=O)(CNc1ccc(CC(OC)=O)cc1)C=O)=O)NC(CCN)=O Chemical compound C[C@@H](C(N[C@](CCCNC(N)=O)(CNc1ccc(CC(OC)=O)cc1)C=O)=O)NC(CCN)=O FZTJNFNEJXDDPO-OYHNWAKOSA-N 0.000 description 1
- CPVYHJYVGNQABG-TVIOGVOPSA-N C[C@@H](C(O)=O)NC([C@H](CCN([C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)C(CO)=O)N)=O Chemical compound C[C@@H](C(O)=O)NC([C@H](CCN([C@H](C(C)(C)C)c1cc(-c(cc(cc2)F)c2F)c[n]1Cc1ccccc1)C(CO)=O)N)=O CPVYHJYVGNQABG-TVIOGVOPSA-N 0.000 description 1
- DIERNMSKMQQAJO-UHFFFAOYSA-N NCCC(OCCN(C(C=C1)=O)C1=O)=O Chemical compound NCCC(OCCN(C(C=C1)=O)C1=O)=O DIERNMSKMQQAJO-UHFFFAOYSA-N 0.000 description 1
- HSVFSCVYMWZVNX-UHFFFAOYSA-N NCCNC(CCCCCN(C(C=C1)=O)C1=O)=O Chemical compound NCCNC(CCCCCN(C(C=C1)=O)C1=O)=O HSVFSCVYMWZVNX-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K35/00—Medicinal preparations containing materials or reaction products thereof with undetermined constitution
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K39/395—Antibodies; Immunoglobulins; Immune serum, e.g. antilymphocytic serum
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6801—Drug-antibody or immunoglobulin conjugates defined by the pharmacologically or therapeutically active agent
- A61K47/6803—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates
- A61K47/6811—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates the drug being a protein or peptide, e.g. transferrin or bleomycin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6835—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment the modifying agent being an antibody or an immunoglobulin bearing at least one antigen-binding site
- A61K47/6849—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment the modifying agent being an antibody or an immunoglobulin bearing at least one antigen-binding site the antibody targeting a receptor, a cell surface antigen or a cell surface determinant
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6835—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment the modifying agent being an antibody or an immunoglobulin bearing at least one antigen-binding site
- A61K47/6851—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment the modifying agent being an antibody or an immunoglobulin bearing at least one antigen-binding site the antibody targeting a determinant of a tumour cell
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C53/00—Saturated compounds having only one carboxyl group bound to an acyclic carbon atom or hydrogen
- C07C53/15—Saturated compounds having only one carboxyl group bound to an acyclic carbon atom or hydrogen containing halogen
- C07C53/16—Halogenated acetic acids
- C07C53/18—Halogenated acetic acids containing fluorine
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/30—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members
- C07D207/32—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
- C07D207/33—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms with substituted hydrocarbon radicals, directly attached to ring carbon atoms
- C07D207/335—Radicals substituted by nitrogen atoms not forming part of a nitro radical
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/30—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members
- C07D207/32—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
- C07D207/33—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms with substituted hydrocarbon radicals, directly attached to ring carbon atoms
- C07D207/337—Radicals substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D231/00—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings
- C07D231/02—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings
- C07D231/10—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
- C07D231/12—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D233/00—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings
- C07D233/54—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having two double bonds between ring members or between ring members and non-ring members
- C07D233/64—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having two double bonds between ring members or between ring members and non-ring members with substituted hydrocarbon radicals attached to ring carbon atoms, e.g. histidine
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings
- C07D403/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/12—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/14—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans
- C07K16/28—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants
- C07K16/2863—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants against receptors for growth factors, growth regulators
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans
- C07K16/28—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants
- C07K16/2875—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants against the NGF/TNF superfamily, e.g. CD70, CD95L, CD153, CD154
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans
- C07K16/32—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against translation products of oncogenes
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
- C07K5/06—Dipeptides
- C07K5/06008—Dipeptides with the first amino acid being neutral
- C07K5/06017—Dipeptides with the first amino acid being neutral and aliphatic
- C07K5/06034—Dipeptides with the first amino acid being neutral and aliphatic the side chain containing 2 to 4 carbon atoms
- C07K5/06052—Val-amino acid
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
- C07K5/10—Tetrapeptides
- C07K5/1002—Tetrapeptides with the first amino acid being neutral
- C07K5/1016—Tetrapeptides with the first amino acid being neutral and aromatic or cycloaliphatic
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K2039/505—Medicinal preparations containing antigens or antibodies comprising antibodies
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/20—Immunoglobulins specific features characterized by taxonomic origin
- C07K2317/24—Immunoglobulins specific features characterized by taxonomic origin containing regions, domains or residues from different species, e.g. chimeric, humanized or veneered
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/50—Immunoglobulins specific features characterized by immunoglobulin fragments
- C07K2317/56—Immunoglobulins specific features characterized by immunoglobulin fragments variable (Fv) region, i.e. VH and/or VL
- C07K2317/565—Complementarity determining region [CDR]
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/70—Immunoglobulins specific features characterized by effect upon binding to a cell or to an antigen
- C07K2317/75—Agonist effect on antigen
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/90—Immunoglobulins specific features characterized by (pharmaco)kinetic aspects or by stability of the immunoglobulin
- C07K2317/92—Affinity (KD), association rate (Ka), dissociation rate (Kd) or EC50 value
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Immunology (AREA)
- Public Health (AREA)
- Animal Behavior & Ethology (AREA)
- Veterinary Medicine (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Molecular Biology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Biochemistry (AREA)
- Biophysics (AREA)
- Genetics & Genomics (AREA)
- Cell Biology (AREA)
- Oncology (AREA)
- Microbiology (AREA)
- Mycology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Peptides Or Proteins (AREA)
- Medicinal Preparation (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicines Containing Antibodies Or Antigens For Use As Internal Diagnostic Agents (AREA)
Abstract
Conjugado de un ligador o un derivado del mismo con una o varias moléculas de principio activo, en donde la molécula de principio activo es un inhibidor de la proteína del huso de quinesina, que está unido con el ligador a través de un enlazador L, en donde el inhibidor de la proteína del huso de quinesina presenta la siguiente fórmula (IIa): **(Ver fórmula)** en donde X1 representa N, X2 representa N y X3 representa C; o X1 representa CH o CF, X2 representa C y X3 representa N; o X1 representa NH, X2 representa C y X3 representa C; o X1 representa CH, X2 representa N y X3 representa C; (en donde preferentemente X1 representa CH, X2 representa C y X3 representa N); R1 representa H, -L- 1, -MOD o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3, en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)0-3-(CH2)0-3Z' o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo; R2 representa -L- 1, H, -MOD, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L- 1, H, NH2, SO3H, COOH, SH u OH; en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3, en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0- 3Z', en donde Z' representa H, SO3H, NH2 o COOH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado; R4 representa -L- 1, H, -CO-CHY4-NHY5 o -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3, en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0- 3Z', en donde Z' representa H, SO3H, NH2 o COOH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado; o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L- 1, H, NH2, SO3H, COOH, SH u OH; A representa CO, SO, SO2, SO2NH o CNNH; R3 representa -L- 1, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituidos, con preferencia -L- 1 o un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos Oalquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3, donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z', -(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde "alquilo" es preferentemente alquilo C1-10); R5 representa -L- 1, H, NH2, NO2, halógeno (en especial F, Cl, Br), -CN, CF3, -OCF3, -CH2F, -CH2F, SH o -(CH2)0- 3Z, en donde Z representa -H, -OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3, en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0- 3Z', en donde Z' representa H, SO3H, NH2 o COOH; R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2- 10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br), R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)0-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S, en donde cada uno de estos grupos puede estar sustituido con -OH, CO2H o NH2 o -L- 1; en donde uno o ninguno de los sustituyentes R1, R2, R3, R4 R5 , R8 y R10 representa -L- 1 o bien (en el caso de R8), L representa el enlazador y 1 representa el enlace con el ligador o bien su derivado, R9 representa H, F, CH3, CF3, CH2F o CHF2; en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde R10 representa H o alquilo C1-C3; G1 representa -NHCO-, -CONH- o **(Ver fórmula)** (en donde, cuando G1 representa -NHCO- o **(Ver fórmula)** R10 no es NH2); n es 0 o 1; o es 0 o 1; y G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO- , CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que en cada caso pueden estar interrumpidos con NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O- (en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, puede estar sustituido con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
Description
DESCRIPCIÓN
Conjugados de ligadores (ADCs) con inhibidores de KSP
Introducción y Estado de la Técnica
La invención se refiere a ADCs (Conjugados de Ligador-Principio Activo) de inhibidores de proteína de huso de quinesina, metabolitos efectivos de estos ADCs, procedimientos para la producción de estos ADCs, la utilización de estos ADCs para el tratamiento y/o prevención de enfermedades así como también la utilización de estos ADCs para la producción de medicamentos para el tratamiento y/o prevención de enfermedades, en especial de enfermedades hiperproliferativas y/o angiogénicas como por ejemplo enfermedades de cáncer. Tales tratamientos pueden llevarse a cabo como monoterapia o también en combinación con otros medicamentos o junto con otras medidas terapéuticas.
Las enfermedades de cáncer son la secuencia del crecimiento o proliferación descontrolados de células de tejidos sumamente diversos. En muchos casos las células nuevas penetran en tejidos existentes (desarrollo invasivo), o forman metástasis en órganos alejados. Las enfermedades de cáncer se presentan en órganos sumamente diversos y tienen frecuentemente desarrollos patológicos que son específicos para los tejidos. Por ello la designación “enfermedad de cáncer”, como noción general abarca un gran grupo de enfermedades definidas de diversos órganos, tejidos y tipos de células.
Los tumores en etapas tempranas pueden eventualmente ser removidos mediante medidas quirúrgicas y radioterapéuticas. Por lo general, mediante quimioterapia es posible someter los tumores de metástasis solamente a terapia paliativa. En este caso el objetivo es lograr una combinación óptima de una mejora de la calidad de vida y la prolongación del tiempo de vida.
Los conjugados de proteínas ligadoras con una o varias moléculas de principios activos son conocidos, en especial en forma de los denominados ADCs, en los que un anticuerpo internalizado, dirigido contra un antígeno asociado a tumor está unido, de manera covalente por intermedio de una unidad de anudamiento ("enlazador"), con un agente que tiene una acción citotóxica. Después de la infiltración del ADCs en la célula tumoral y subsiguiente escisión del conjugado, se libera dentro de la célula tumoral sea el agente citotóxico como tal sea otro metabolito formado a partir de ello, citotóxicamente efectivo, y puede allí desplegar su acción de forma directa y selectiva. De esta manera es posible mantener dentro de límites significativamente más angostos los daños en los tejidos normales, en comparación con una quimioterapia convencional de la enfermedad de cáncer [véase por ejemplo J. M. Lambert, Curr. Opin. Pharmacol. 5, 543-549 (2005); A. M. Wu y P. D. Senter, Nat. Biotechnol. 23, 1137-1146 (2005); P. D. Senter, Curr. Opin. Chem. Biol. 13, 235-244 (2009); L. Ducry y B. Stump, Bioconjugate Chem. 21, 5-13 (2010)]. En este contexto, el documento WO2012/171020 describe ADCs, en los que varias moléculas toxóforas están anudadas a un anticuerpo por intermedio de un enlazador polímero. Como posibles toxóforos, en el documento WO2012/171020 se mencionan entre otros SB 743921, SB 715992 (Ispinesib), MK-0371, AZD8477, AZ3146 y ARRY-520.
Las sustancias mencionadas en último término son los denominados inhibidores proteína de huso de quinesina. La KSP (Kinesin Spindel Protein, Proteína de huso de quinesina, también conocida como Eg5, HsEg5, KNSL1 o KIF11) es una proteína motora similar a quinesina, que es esencial para la función de huso mitótico bipolar. La inhibición de KSP conduce a la detención mitótica y a través de un intervalo de tiempo prolongado a la apoptosis (Tao et al., Cancer Cell 2005 Jul 8(1), 39-59). Después del hallazgo del primer inhibidor KSP accesible para las células, el monastrol, se han establecido inhibidores KSP como una clase de nuevos agentes quimioterapéuticos (Mayer et al., Science 286: 971-974, 1999) y son objeto de una serie de solicitudes de patente (por ejemplo, WO2006/044825; WO2006/002236; WO2005/051922; WO2006/060737; WO03/060064; WO03/040979; y WO03/049527). Sin embargo, dado que el KSP se despliega su acción solamente durante un breve intervalo de tiempo de la fase de la mitosis, los inhibidores KSP han de estar presentes durante esta primera fase en una concentración suficientemente elevada.
Síntesis de la invención
Partiendo de esta premisa, el objetivo de la presente invención es el de preparar sustancias que después de ser administradas en concentraciones relativamente reducidas, muestren una acción apoptótica y que con ello puedan ser útiles para la terapia del cáncer.
Para lograr este objetivo, la invención pone a disposición conjugados de un ligador o derivados de éste con una o varias moléculas de principios activos, siendo la molécula de principio activo un inhibidor proteína de huso de quinesina (inhibidor KSP), que está unida al ligador por intermedio de un enlazador L. El ligador es preferentemente una proteína ligadora o un péptido ligador, de manera especialmente preferida un anticuerpo monoclonal humano, humanizado o quimérico o un fragmento de éste que se liga a antígeno, en especial un anticuerpo anti-TWEAKR o un fragmento de éste que se liga a antígeno o un anticuerpo anti-EGFR o un fragmento de éste que se liga a antígeno. Se prefiere especialmente un anticuerpo anti-TWEAKR, que se liga específicamente al aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO: 169), en especial el anticuerpo anti-TWEAKR TPP-2090, o los anticuerpos anti-EGFR Cetuximab o Nimotuzumab.
Los inventores han hallado en especial una serie de posibilidades de cómo ligar el ligador al inhibidor KSP, a efectos de lograr los objetivos señalados.
De acuerdo con la invención, los inhibidores de la proteína del huso de quinesina pueden presentar la presente subestructura I(sub):

en la que
#a representa un enlace con el resto de la molécula;
R1a representa H o -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3 , -CO-NY1Y2 o -CO-OY3 , en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z’ (por ejemplo, -(CH2)0-3Z’) o -CH(CH2W)Z’ e Y3 representa H o -(CH2V 3Z’, en donde Z’ representa H, SO3H, NH2, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4) i -3COOH, en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado, dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H, NH2 , COOH, SO3H, SH u OH y en donde Z representa -H, -OY3 , -SY3 , -NHY3 , -CO-NY1Y2 o -CO-OY3 ,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z’ e Y3 representa H o -(CH2)0-3Z’, en donde Z’ representa H, SO3 H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado.
De acuerdo con la invención, el inhibidor de la proteína del huso de quinesina se puede unir por sustitución de un átomo de H en R1a, R2a, R4a o R10 a través de un enlazador con el ligador.
El inhibidor de KSP, que está unido a este ligador (o bien los inhibidores de KSP, ya que regularmente está unido al ligador más que un inhibidor de KSP), es preferentemente un compuesto de la siguiente fórmula (la) o (IIa): fórmula (la):

en donde
R1a representa H, -MOD o -(CH2V 3Z, en donde Z representa -H, halógeno, -OY3, -SY3 , -NHY3 , -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z’ (por ejemplo, -(CH2)0-3Z’) o -CH(CH2W)Z’ e Y3 representa H o -(CH2)0-3Z’, en donde Z’ representa H, SO3 H, NH2 , COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H, SO3 H, NH2 , COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3 , -CO-NY1Y2 o -CO-OY3 ,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z’ e Y3 representa H o -(CH2)0-3Z’, en donde Z’ representa H, SO3 H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
R3a representa -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo o heterocicloalquilo dado el caso sustituido,
con preferencia, un grupo alquilo C1-10, arilo Ca-io o aralquilo Ca-io, heteroalquilo C5-10, alquil C i-10-O-arilo Ce-io o heterocicloalquilo C5-10, que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2)o-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-Ny 1Y2 o -CO-OY3, con Y1 e Y2 que representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCHa)Z',-(CH2)0-3-CH(NH2)Z' o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R8a representa alquilo C1.10 o -(CH2)o-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S;
HZ es un heterociclo mono- o bicíclico, que puede estar sustituido con uno o varios sustituyentes seleccionados de halógeno, grupos alquilo C1-10, grupos arilo Ca-10 o grupos aralquilo Ca-10, que dado el caso pueden estar sustituidos con halógeno;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRy-, -NRyCO-, CONRy-, -NRyNRy-, -SO2NRyNRy-, -CONRYNRY-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos en cada caso con NHCONH2, -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
en donde el inhibidor de la proteína del huso de quinesina está unido por sustitución de un átomo de H en R1a, R2a, R3a, R4a, R8a o R10 o dado el caso a través de uno de los sustituyentes de HZ, en especial por R1a, R2a, R3a, R4a o R10, con el ligador,
así como sus sales, solvatos y sales de los solvatos.
Fórmula (Ila):

en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
(en donde preferentemente X1 representa CH, X2 representa C y X3 representa N);
R1 representa H, -L-#1, -MOD o -(CH2)o-3Z, en donde Z representa -H, -NHY3 , -OY3, -SY3 , halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1.3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa -L--#1, H, -MOD, -CO-CHY4-NHY5 o -(CH2)o-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2, SO3H, COOH, SH u OH; en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
R4 representa -L-#1, H, -CO-CHY4-NHY5 o -(CH2)o-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2 , SO3H, COOH, SH u OH;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-#1, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia -L-#1 o un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-1o-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1 3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(c H2)0-3Z, en donde Z representa -H, halógeno, -o Y3, -SY3, -NHY3, -CO-Ny 1Y2 o -CO-Oy 3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)o-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa -L-#1, H, NH2 , NO2, halógeno (en especial F, Cl, Br), -CN, CF3 , -OCF3, -CH2F, -CH2F, SH o -(CH2)o-3Z, en donde Z representa -H, -OY3 , -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),
R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)o-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S, en donde cada uno de estos grupos puede estar sustituido con -OH, CO2H o NH2 o -L-#1;
en donde uno o ninguno de los sustituyentes R1, R2 , R3, R4 R5, R8 y R10 representa -L-#1 o bien (en el caso de R8), L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado, R9 representa H, F, CH3, CF3 , CH2F o CHF2 ;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que pueden estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que en cada caso pueden estar sustituidos con NHCONH2, -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, puede estar sustituida con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
así como sus sales, solvatos y sales de los solvatos.
Los conjugados según la invención pueden presentar ligadores químicamente lábiles, ligadores enzimáticamente lábiles o ligadores estables. Se prefieren en especial los ligadores estables y ligadores separables por catepsina. La invención también proporciona procedimientos para la preparación de los conjugados según la invención, así como precursores e intermedios para la preparación.
La preparación de los conjugados según la invención comprende regularmente las siguientes etapas:
(i) preparación de un precursor de ligador que dado el caso lleva grupos protectores con un grupo reactivo que se puede acoplar con el ligador;
(ii) conjugación del precursor de enlazador con el derivado que dado el caso lleva grupos protectores de un inhibidor de KSP de bajo peso molecular (preferentemente un inhibidor de KSP con la subestructura I(sub), con preferencia particular, con la fórmula (Ia) y en especial con la fórmula (IIa), en donde en estas formulaciones aún no hay un enlace con un enlazador), en donde se obtiene un conjugado de inhibidor de KSP-enlazador que dado el caso lleva grupos protectores reactivos;
(iii) separación de los grupos protectores dado el caso existentes en el conjugado de inhibidor de KSP-enlazador y
(iv) conjugación del ligandor con el conjugado de inhibidor de KSP-enlazador, en donde se obtiene el conjugado de ligador-inhibidor de KSP de la invención.
La unión del grupo reactivo también se puede realizar después de la estructuración de un conjugado de inhibidor de KSP-precursor de enlazador dado el caso existente.
En función del enlazador se pueden convertir ADCs ligados a succinimida según la conjugación de acuerdo con el esquema 26 en las amidas de ácido succínico de cadena abierta, que presentan un perfil ventajoso de estabilidad.
Como se explicó arriba, la conjugación del precursor de enlazador con un inhibidor de KSP de bajo peso molecular por sustitución de un átomo de hidrógeno en la R1a, R2a, R4a o R10 en la subestructura I(sub), R1a, R2a, R3a, R4a, R8a o R10 en la fórmula (Ia) o R1, R2, R3, R4, R5, R8 o R10 en la fórmula (IIa) puede realizarse a través del enlazador. En las etapas de síntesis antes de la conjugación puede haber grupos funcionales dado el caso existentes también en forma protegida. Antes de la etapa de conjugación, se separan estos grupos protectores según métodos conocidos de la química de los péptidos. La conjugación se puede llevar a cabo químicamente por diversas vías tal como se establece en los esquemas 7 a 31 en los ejemplos de modo ilustrativo. En especial también es posible modificar dado el caso el inhibidor de KSP de bajo peso molecular para la conjugación con el enlazador, por ejemplo, por introducción de grupos protectores o grupos salientes para una sustitución más simple.
La invención proporciona en especial nuevos inhibidores de KSP de bajo peso molecular que dado el caso se pueden conjugar con un ligador. Estos inhibidores de KSP o bien sus conjugados de ligadores presentan la fórmula general (IIIa):
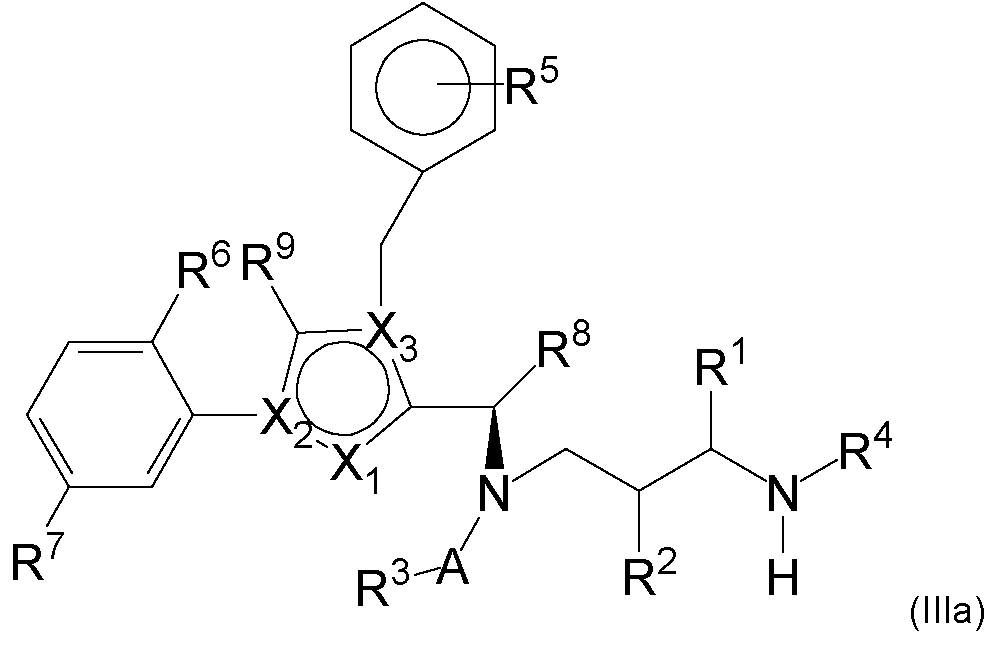
en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
(en donde con preferencia X1 representa CH, X2 representa C y X3 representa N);
R1 representa H, -L-LIGADOR, -MOD o -(CH2)o-3Z, en donde Z representa -H, -NHY3 , -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1.3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa -L-LIGADOR, H, -MOD, -CO-CHY4-NHY5 o -(CH2)o-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2, SO3H, COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
R4 representa -L-LIGADOR, H, -CO-CHY4-NHY5 o -(CH2)o-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 -L-LIGADOR, H, NH2, SO3H, COOH, SH u OH;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-LIGADOR, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia, -L-LIGADOR o un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3 , -NHY3, -CO-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)o-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(c H2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa -L-LIGADOR, H, NH2, NO2, halógeno (en especial F, Cl, Br), -CN, CF3, -OCF3 , -CH2F, -CH2F, SH o -(CH2)o-3Z, en donde Z representa -H, -OY3 , -SY3 , halógeno, NHY3 , -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R8 representa alquilo C1.10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)o-2-(HZ2), en donde HZ2 representa un heterociclo
de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S (preferentemente oxetano), en donde cada uno de estos grupos puede estar sustituido con -OH, CO2H o NH2 o -L-LIGADOR;
en donde L representa un ligador y LIGADOR representa un ligador o uno de sus derivados, en donde el ligador puede estar dado el caso ligado en varias moléculas de principio activo,
en donde representa como máximo un representante de R1, R2, R3 R4, R5, R8 y R10 -L-ligador;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),
R9 representa H, F, CH3, CF3 , CH2F o CHF2;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos cada uno con NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
así como sus sales, solvatos y sales de los solvatos
Descripción de las figuras
Figura 1: Alineación de los dominios TWEAKR-ricas en cisteína (aminoácidos 34 a 68) de diversas especies. (Los números muestran la posición de los aminoácidos en constructos de longitud completa inclusive de las secuencias de señales; SEQ ID NO: 169).
Figura 2:
A - Diagrama esquemático de la estructura de TWEAKR (SEQ ID NO: 169). El diagrama muestra los dominios extracelulares (aminoácidos 28-80) (SEQ ID NO: 168) inclusive los dominios ricos en cisteína (36-67), de los dominios transmembrana - TM (81-101) y los dominios intracelulares (102-129). TPP-2202 - los ectodominios completos (28-80), fusionados a los dominios Fc de hIgG1. Los dominios extracelulares TPP-2203 con abreviatura N- y C-terminal (34-68), fusionados a los dominios Fc de hIgG1. Los puentes disulfuro Cys36-Cys49, Cys52-Cys67 y Cys55-Cys64 han sido mostrados mediante trazos negros. El terminal-N obtuvo TPP-2203 dos aminoácidos y el terminal C un aminoácido más en comparación con los dominios puros ricos en cisteína, a efectos de asegurar un pliegue adecuado. Los dominios extracelulares TPP-1984 - con abreviatura C-terminal (28-68), fusionados a un HIS6-Tag. La totalidad de los tres constructos mostraron un enlace comparable al anticuerpo de acuerdo con la invención y PDL-192 (TPP-1104). P4A8 (TPP-1324) se liga solamente al dominio extracelular de longitud completa (TpP-2202).
B - Secuencia de aminoácidos de los dominios extracelulares; se divulga que el aminoácido 64 es esencial para el enlace TWEAK-Ligando; y que el aminoácido 47 es esencial para el enlace del anticuerpo de acuerdo con la invención, como se determinó en la presente.
Figura 3: Interacción de los ectodominios- TWEAK con anticuerpos y con anticuerpos de referencia. Se muestra el resultado de un ELISA con recubrimiento de proteína de fusión-- TWEAKR-Fc-(TPP-2202, 1|jg/ml) y con 0,08 |jg/ml (trazos discontinuos) y 0,03 j/m l (trazos continuos) de IgG biotinilado como compañero de enlace soluble. La verificación se llevó a cabo con estreptavidina-HRP y sustrato Amplex-Rojo. Y es la “intensidad de señal de ELISA” [Rfu]“; X son los “constructos de anticuerpos ensayados": a es “TPP-2090”; b es “TPP-2084”; c es “PDL-192(TPP-1104)”; d es “P4A8(TPP-1324)”; e es “P3G5(TPP-2195)”; f es “136.1(TPP-2194)”; h es “ITEM1”; i es
“ITEM4”; j es un control isotipo de ratón, k es un control isotipo humano. Todos los anticuerpos investigados mostraron un enlace saturado con una concentración de 80 ng/ml.
Figura 4: Interacción de los dominios ricos en cisteína de TWEAKR con anticuerpos de acuerdo con la invención y con anticuerpos de referencia. Se muestra el resultado de un ELISA con recubrimiento de proteína de fusión TWEAKR (34-68)-Fc (TPP-2203, 1 pg/ml) y 0,08 pg/ml (trazos discontinuos) o bien 0,3 p/ml (trazos llenos) IgG biotinilado como compañero de enlace soluble. La verificación se llevó a cabo con estreptavidina-HRP y sustrato de Amplex-Rojo. X son los “constructos de anticuerpos ensayados”, a es “TPP-2090”; b es “TPP-2084”; c es “PDL-192(TPP-1104)”; d es “P4A8(TPP-1324)”; e es “P3G5(TPP-2195)”; f es “136.1(TPP-2194)”; h es “ITEM1”; i es “ITEM4”; j es un control isotipo de ratón; k es un control isotipo humano. Todos los anticuerpos investigados mostraron un enlace saturado con una concentración de 80 ng/ml.
Figura 5: Interacción de TWEAKR (28-68) con anticuerpos de acuerdo con la invención y con anticuerpos de referencia. Se muestra el resultado de ELiSa con recubrimiento de TWEAKR (28-68)-HIS-(TTP-1984, 1 pg/ml) y 0,08 pg/ml (trazos abiertos) o bien 0,3 p/ml (trazos continuos) de IgG biotinilados como compañero de enlace soluble. La verificación se llevó a cabo con estreptavidina-HRP y sustrato Amplex-Rojo. X son los “constructos de anticuerpo ensayados” a es “TPP-2090”; b es “TPP-2084”; c es “PDL-192(TPP-1104)”; d es “P4A8 (TPP-1324)”; e es “P3G5 (TPP-2195)”; f es “ 136.1 (TPP-2194)”; h es “ITEM1”; i es “ITEM4”; j es un control isotipo de ratón; k es un control isotipo humano. Todos los anticuerpos investigados muestran un enlace saturado con una concentración de 80 ng/ml.
Figura 6 : A - Es un escaneo de alanina de los dominios ricos en cisteína. Las muteínas de TWEAKR (34-68)-Fc fueron analizadas en cuanto a enlace PDL-192(TPP-1104) (X)- y TPP-2090 (Y). Las muteínas S37A-, R38a -, S40A-, W42A-, S43A-, D45A-, D47A-, K48A-, D51A-, S54A-, R56A-, R58A-, P59A-, H60A-, S61A-, D62A-, F63A-y L65A fueron expresadas en células HEK293. (rombos negros). PFL192 (TPP-1104) y TPP-2090 fueron recubiertos (1 pg/ml) y se añadió un remanente 8 veces diluido de caldo de fermentación HEK293 a el enlace de proteína TWeA k R. X es la intensidad “ELISA de la interacción PDL-192/TTP-1104) [Rfu] “, Y es la “intensidad ELISA de la interacción TPP-2090-[Rfu] “. TPP-2090 (Y) muestra un enlace deteriorado para la muteína D74A-TWEAKR (recuadro cerrado), y p Dl- 192(TPP-1104) (X) muestra un enlace deteriorado en R56A (recuadro punteado).
B - Y es el “enlace porcentual normalizado por la señal de enlace de tipo salvaje [%] “, 1 es “TPP-2090“; 2, es “PDL-192(TPP-1104); 3 es “P4A8 (TPP-1324)”. (1 pg/ml), la variante TWEAKR-fue añadida a razón de 250 ng/ml, la verificación tuvo lugar por medio de Anti-HIS HRP. El TTP-2090 mostró menos de 5% de enlace en comparación con el constructo de tipo salvaje.
Figura 7: estructura de RMN de los ectodominios de TWEAKR, como fue publicado por Pellegrini et al. (FEBS 280:1818-1829). El enlace de TWEAK depende de L46 (Pellegrini et al.), el enlace TTP-2090- depende de D47, y PDL-192 se liga a R56. PDL-192 se liga con respecto al lugar de enlace de ligando TWEAK, TPP-2090 se liga directamente al lugar de ligando de TWEAK.
Descripción detallada de la invención
La invención pone a disposición conjugados de un ligador o derivado de éste con una o varias moléculas de principios activos, siendo la molécula de principio activo un inhibidor proteína de huso de quinesina (inhibidor KSP), que está unido con el ligador por intermedio de un enlazador.
El conjugado de acuerdo con la invención puede representarse mediante la fórmula siguiente:

donde (BINDER) representa el ligador, preferentemente un anticuerpo, L representa el enlazador, KSP representa el inhibidor KSP, m representa un número de 1 a 2, preferentemente 1, y n representa un número de 1 a 50, preferentemente 1,2 hasta 20 y preferentemente 2 a 8. En este caso el número m es la cantidad de inhibidores KSP por enlazador y n es un valor medio de conjugados inhibidor KSP -enlazador por ligador. La suma de todos los que se hallan presentes en el conjugado, es por lo tanto el producto de m y n. El KSP-L presenta preferentemente la fórmula (I) o (II) arriba indicadas. Es preferible que el ligador sea un péptido ligador o una proteína ligadora como por ejemplo un anticuerpo. Por otra parte se prefiere que el enlazador esté ligado en diversos aminoácidos del péptido ligador o proteína ligadora o bien a derivado de éstos. Se prefiere especialmente un enlace a diversos residuos cisteína del ligador.
En lo que sigue se describen ligadores utilizables de acuerdo con la invención, inhibidores KSP utilizables de acuerdo con la invención así como también enlazadores utilizables de acuerdo con la invención, que puede utilizarse, sin limitación, en combinación. En especial, los ligadores representados en cada caso como preferidos o bien como especialmente preferidos, pueden utilizarse en combinación con los inhibidores KSP descritos en cada caso como preferidos o bien como especialmente preferidos, eventualmente en combinación con los enlazadores representados en cada caso como preferidos o bien como especialmente preferidos.
Inhibidores de KSP y sus conjugados de ligadores
Los inhibidores de KSP de bajo peso molecular se conocen, por ejemplo, de los documentos WO 2006/044825; WO 2006/002236; WO 2005/051922; WO 2006/060737; WO03/060064; WO03/040979; y WO03/049527.
Los inhibidores de KSP presentan regularmente la presente subestructura I(sub):

I(sub)
en donde
#a representa un enlace con el resto de la molécula;
R1a representa H o -(CH2)0-3Z, en donde Z representa -H, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)ü-3Z, oR2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, NH2 , Co Oh , SO3H, SH u OH;
en donde Z representa -H, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)ü-3Z' e Y3 representa H o -(CH2)ü-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado.
Particularmente a menudo se halla la presente subestructura II(sub)

en donde #a, R1a, R2a, R4a tienen el mismo significado que en I(sub) y R12a y R13a H o R12a y R13a (con formación de un anillo de piperidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, NH2 , COOH, SO3H, SH u OH;
en donde Z representa -H, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2, COOH o -(CO-NH-CHY4)1-3COOH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo .
En especial, una serie de inhibidores de KSP presentan la subestructura II(sub), en donde R1a, R2a, R4a, R12a y R13a representan H.
De acuerdo con la invención, se pueden usar inhibidores de KSP con la subestructura I(sub) o la subestructura II(sub). A los inhibidores de KSP usados según la invención corresponden también por ejemplo, Ispinesib (Cytokinetics/GSK), MK-0731 (Merck), AZD4877 (AstraZeneca), ARRY-520 (Array Biopharma) y ARQ 621 (ArQule).
De acuerdo con la invención, los inhibidores de KSP preferidos presentan la siguiente estructura básica: fórmula (I):

en donde
R1a representa H, -MOD o -(CH2)o-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)o-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 , COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)m COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)o-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, SO3H, NH2 , COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado.
R3a representa -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo o heterocicloalquilo dado el caso sustituido,
con preferencia un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-1o-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1 3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -c O-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)o-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde “alquilo” es preferentemente alquilo Cmo);
R8a representa alquilo C1.10;
HZ es un heterociclo mono- o bicíclico, que puede estar sustituido con uno o varios sustituyentes seleccionados de halógeno, grupos alquilo C-mo, grupos arilo C6-10 o grupos aralquilo C6-10, que dado el caso pueden estar sustituidos con halógeno;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos cada uno con NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
así como sus sales, solvatos y sales de los solvatos
De acuerdo con la invención, un tal inhibidor de proteína de huso de quinesina puede estar unido por sustitución de un átomo de H en R1a, R2a, R3a, R4a, R8a o R10 o dado el caso a través de uno de los sustituyentes de HZ, en especial a través de R1a, R2a, R3a, R4a o R10, con el ligador.
Los sustituyentes de la fórmula (I) tienen preferentemente los siguientes significados, en donde estos significados preferidos se pueden combinar entre sí preferentemente:
R1a representa preferentemente H o -(CH2)0-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)0-3-(CH2)0-3Z' (por ejemplo, -(CH2)0-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 , COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo.
R2a y R4a representan preferentemente representan, de modo independiente entre sí, H, -COCHY4-NHY5 o -(CH2)0-3Z dar o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, SO3H, NH2 , COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado.
R3a representa preferentemente un alquilo, arilo, heteroarilo,- heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia -L-#1 o un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z',-(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde “alquilo” es preferentemente alquilo C1-10).
R8a representa preferentemente alquilo C1-10.
HZ es preferentemente un heterociclo mono- o bicíclico, que puede estar sustituido con uno o varios sustituyentes seleccionados de halógeno, grupos alquilo C1-10, grupos arilo C6-10 o grupos aralquilo C6-10, que dado el caso pueden estar sustituidos con halógeno.
Alquilo C1-10 en el marco de la invención (es decir, en la fórmula anterior como también en las siguientes fórmulas) representa un radical alquilo lineal o ramificado con 1 a 10 átomos de carbono. A modo de ejemplo y preferentemente se han de mencionar: metilo, etilo, n-propilo, isopropilo, n-butilo, isobutilo, 1 -metilpropilo y fer.-butilo.
Arilo C6-10 en el marco de la invención representa un homociclo aromático mono- o bicíclico, a modo de ejemplo, fenilo y naftilo.
Grupo aralquilo C6-10 en el marco de la invención para un homociclo aromático monocíclico, a modo de ejemplo, fenilo, está unido en el grupo alquilo C1-C4. Un grupo aralquilo C6-10 de ejemplo es bencilo.
Heteroarilo C5-10 en el marco de la invención representa un heterociclo aromático mono- o bicíclico con un total de 6 a 10 átomos de carbono del anillo, en donde el o los anillos contienen uno o dos heteroátomos del anillo de la serie de N, O, S, SO y/o SO2 y está unido a través de un átomo de carbono del anillo o dado el caso un átomo de nitrógeno del anillo. A modo de ejemplo se han de mencionar piridilo, furanilo, pirimidilo, midazolilo, tienilo, tiofenilo, isoxazoilo, isotiazoilo, 1,2,3-oxadiazoilo, furazanilo, 1,2,3-triazoilo, 1,2,4-triazoilo, piridazilo, pirrolilo, triazinilo, indolilo, quinolinilo, quinazolinilo, 1,3-benzodioxol, isoindolilo, indazolilo, 1H-pirazolo[3,4-d]pirimidilo, benzotriazolilo, isoquinolinilo, sinolinilo, ftalazinilo, pteredinilo, naftiridinilo, benzimidazolinilo, benzotiazolinilo, benzoxazolinilo, 3,4-metilendioxifenilo y benzo[6]furanilo.
Heterociclo mono- o bicíclico en el marco de la invención para un heterociclo mono- o policíclico con un total de 5 a 10 átomos de carbono del anillo, en donde el o los anillos contienen uno a tres heteroátomos del anillo de la serie N, O, S, SO y/o SO2 y está unido a través de un átomo de carbono del anillo o dado el caso un átomo de nitrógeno del anillo. A modo de ejemplo se han de mencionar piperidilo, pirrolinilo, morfolinilo, 3,4-metilendioxifenilo y tetrahidrofuranilo.
Halogenátomo en el marco de la invención representa F, Cl, Br o I.
Por sustitución de un átomo de H en R1a, R2a, R4a o R10 en la subestructura I(sub) o subestructura II(sub) o R1a, R2a, R3a, R4a, R8a o R10 en HZ en la fórmula (I) se puede unir de una manera conocida para el experto el compuesto de la fórmula (I) con un enlazador. Con preferencia especial, la sustitución del átomo H se deja llevar a cabo en R1a, R2a, R3a, R4a o en el anillo pirrolidina formado por R2a y R4a. Esta conjugación se puede llevar a cabo químicamente por vías distintas, como se representa en los esquemas 7 a 31 en los ejemplos de modo ilustrativo. En especial es posible modificar dado el caso el inhibidor de KSP de bajo peso molecular para la conjugación en el enlazador, por ejemplo, por introducción de grupos protectores o salientes para la monosustitución (de modo que en la reacción se sustituya este grupo saliente por el enlazador y no un átomo de H). La molécula de inhibidor de KSP - enlazador obtenida (en donde el ligador presenta un grupo reactivo para el acoplamiento con el ligador) se puede hacer reaccionar luego con el ligador, a fin de obtener un conjugado de ligadores según la invención. Este procedimiento se visualiza en la parte experimental por medio de un sinnúmero de ejemplos de modo ilustrativo.
Como R1a se prefiere H, -COOH, -CONHNH2 , -(CH2K 3NH2 , -CONZ''(CH2)1-3 NH2 y -CO NZXH 2COOH, en donde Z'' H o NH2.
Como R2a y R4a se prefiere H, o R2a y R4a representan juntos (con formación de un anillo pirrolidina) CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H.
Como R3a se prefiere un grupo C1-10, que puede estar sustituido con -OH, O-alquilo, SH, S-alquilo, O-CO-alquilo, O-CO-NH-alquilo, NH-CO-alquilo, NH-CO-NH-alquilo, S(O)n-alquilo, SO2-NH-alquilo, NH-alquilo, N(alquilo)2 o NH2 (en donde alquilo preferentemente alquilo C1-3 ).
Como R8a se prefiere un grupo alquilo C1-5 ramificado, preferentemente metilo, etilo, n-propilo, isopropilo, n-butilo, isobutilo, 1 -metilpropilo y ter.-butilo.
Como HZ es preferentemente un heterociclo mono- o bicíclico, que puede estar sustituido con uno o varios sustituyentes seleccionados de halógeno, grupos alquilo C1-10, grupos arilo C6-10 o grupos aralquilo C6-10, que dado el caso pueden estar sustituidos con halógeno.
Con preferencia especial, HZ es un pirrol o pirazol sustituido que está sustituido en posición orto (con referencia a los sustituyentes con R1a, etc.) con un grupo bencilo dado el caso sustituido. El pirrol o pirazol sustituido pueden estar sustituidos además preferentemente con oxo (en el caso de dihidroquinazolina) o un grupo fenilo sustituido con 1 a 2 átomos de halógeno. Con preferencia especial, HZ es un pirrol sustituido.
Un inhibidor de KSP usado con preferentemente es ispinesib. Otro inhibidor de KSP preferido es Arry-520.
Otros compuestos de especial preferencia presentan la siguiente fórmula (IIa) o (II):
fórmula (IIa):

en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH o CF, X2 representa N y X3 representa C;
(en donde X1 es preferentemente CH, X2 es preferentemente C y X3 es preferentemente N);
R1 representa H, -L-#1, -MOD o -(CH2)o-3Z, en donde Z representa -H, -NHY3 , -OY3, -SY3 , halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1.3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa -L--#1, H, -MOD, -CO-CHY4-NHY5 o -(CH2)o-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -Co -NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
R4 representa -L-#1, H, -CO-CHY4-NHY5 o -(CH2)o-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2 , SO3H, COOH, SH u OH;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-#1, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, preferentemente un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1.
10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH((CH2c H2O)1-20H), 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)o-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(c H2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa -L-#1, H, -MOD, NH2, NO2 , halógeno (en especial F, Cl, Br), -CN, CF3, -OCF3 , -CH2F, -CH2F, SH o -(CH2)o-3Z, en donde Z representa -H, -OY3 , -SY3 , halógeno, NHY3 , -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),
R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)o-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S (preferentemente oxetano), en donde cada uno de estos grupos se pueden sustituir con -OH, CO2H o NH2 o -L-#1;
en donde uno o ninguno de los sustituyentes R1, R2, R3, R4 R5, R8 y R10 representa -L-#1 (o bien en el caso de R8), L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado,
R9 H, F, CH3 , CF3, CH2F o CHF2 ;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o
N N-CO
R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar monoo poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, --NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRYNRY-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar cada uno sustituidos con NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH; así como sus sales, solvatos y sales de los solvatos.
Fórmula (II):

en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
R1 representa H, -L-#1, o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z' (por ejemplo, -(CH2)0-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo.
R2 y R4 representan, de modo independiente entre sí, H, -L-#1, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, -L-#1, NH2 , SO3H, COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, preferentemente -L-#1 o un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -o Y3, -SY3, -NHY3, -c O-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z',-(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa H, F, NH2 , NO2, halógeno, SH o -(CH2)o-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi o halógeno,
R8 representa alquilo C1-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) u oxetano dado el caso sustituido; y
R9 H, F, CH3 , CF3, CH2F o CHF2 ;
así como sus sales, solvatos y sales de los solvatos
Por sustitución de un átomo de H en R1, R2, R3, R4, R5 o R8 oen el anillo pirrolidina formado por R2 y R4 (R10) se puede unir en una forma conocida por el experto en el arte el compuesto de la fórmula (IIa) o (II), en donde ninguno de los sustituyentes R1, R2, R3, R4 R5, R8 y R10 representa -L-#1, con un enlazador. Aquí se obtienen conjugados de la fórmula (IIa) o (II), en donde uno de los sustituyentes R1, R2, R3, R4, R5, R8 o R10 representa -L-#1, L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado. Cuando el inhibidor de KSP según la fórmula (IIa) o (II) se conjuga con un ligador, uno de los sustituyentes R1, R2, R3, R4, R5, R8 o R10 también representa-L-#1, en donde L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado. Es decir, en el caso de los conjugados, uno de los sustituyentes R1, R2, R3, R4, R5, R8 y R10 representa -L-#1, en donde -L-#1 en el ligador como, por ejemplo, representa un anticuerpo. Se prefiere en especial cuando uno de los sustituyentes R1 y R3 representa -L-#1. El ligador preferentemente es un anticuerpo monoclonal humano, humanizado o quimérico o uno de sus fragmentos que se une con antígeno, en especial un anticuerpo anti-TWEAKR o uno de sus fragmentos que se unen a antígeno o un anticuerpo anti-EGFR o uno de sus fragmentos que se unen a antígeno. Se prefiere en especial un anticuerpo anti-TWEAKR, que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), en especial el anticuerpo anti-TWEAKR TPP-2090 o el anticuerpo anti-EGFR Cetuximab o Nimotuzumab.
En lugar de -L-#1 también puede estar presente el grupo -L-#3 en el compuesto, en donde L representa el enlazador y #3 representa el grupo reactivo para el enlace con el ligador o bien su derivado. Los compuestos con -L-#3 son compuestos reactivos que reaccionan con el ligador o bien su derivado. #3 es preferentemente un grupo que reacciona con un grupo amino o tiol con formación de un enlace covalente, preferentemente con el resto de cisteína en una proteína. El resto de cisteína en una proteína puede estar naturalmente en una proteína, puede incorporarse por métodos bioquímicos o preferentemente se pueden generar por reducción previa de disulfuros del ligador.
Los compuestos de la fórmula (IIa) o (II), en la uno de los sustituyentes R1, R2, R3, R4, R5 y R10 representa -L-#1 y en los que
X1 representa N, X2 representa N y X3 representa C;
X1 representa CH o CF, X2 representa C y X3 representa N;
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
se prefieren en especial,
en especial aquellos en los que
X1 representa N, X2 representa N y X3 representa C; o X1 representa CH, X2 representa C y X3 representa N. En especial, se prefieren compuestos en los que X1 representa CH, X2 representa C y X3 representa N.
Como A se prefere CO (carbonilo).
Como R1 se prefiere -L-#1, H, -COOH, -CONHNH2 , -(CH2K 3NH2 , -CONZ''(CH2)1-3 NH2 y -CO NZXH 2COOH, en donde Z'' H o NH2.
Como R2 y R4 se prefieren H, -L-#1 o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10-o -CHR10-CH2- , en donde R10 representa H o -L-#1.
Como R3 se prefiere -L-#1 o un alquilo C1-10, que dado el caso puede estar sustituido con -OH, O-alquilo, SH, S-alquilo, O-CO-alquilo, O-CO-NH-alquilo, NH-CO-alquilo, NH-CO-NH-alquilo, S(O)n-alquilo, SO2-NH-alquilo, NH-alquilo, N(alquilo)2 o NH2 (en donde alquilo es preferentemente alquilo C1-3).
Como R5 se prefiere -L-#1, H o F.
Como R6 y R7 representan, de modo independiente entre sí, preferentemente H, alquilo C1-3 (dado el caso fluorado), alquenilo C2-4(dado el caso fluorado), alquinilo C2-4 (dado el caso fluorado), hidroxi o halógeno.
Como R8 se prefiere un grupo alquilo C1-5 ramificado, en especial un grupo de la fórmula -C(CH3)2-(CH2)0-2 -Ry, en donde Ry -H, -OH, CO2H, NH2 o -L-#1. Se prefiere en especial el grupo de la fórmula -C(CH3)2-(CH2) -Ry, en donde Ry es -H o -L-#1
Como R9 se prefieren H o F.
Se prefieren en especial los compuestos de la fórmula (IIa) o (II), en la que ninguno o uno de los sustituyentes R1, R2, R3, R4, R5, R8 y R10 representa -L-#1, y
en los que
X1 representa N, X2 representa N y X3 representa C;
X1 representa CH o CF, X2 representa C y X3 representa N;
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
A es CO (carbonilo);
R1 es H, -COOH, -CONHNH2, -(CH2K 3NH2 , -CONZ''(CH2)1-3 NH2 y -CO NZXH 2COOH, en donde Z'' representa H o NH2 ;
R2 y R4 son H, o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H o -L-#1;
R3 representa un grupo fenilo que puede estar sustituido una o varias veces con halógeno (en especial F) o alquilo C1 -3 dado el caso fluorado o un grupo alquilo C1-10 dado el caso fluorado, que dado el caso puede estar sustituido con -OY4, -SY4, -O-CO-Y4, -O-CO-NH-Y4, NH-CO-Y4, -NH-CO-NH-Y4, S(O)n-Y4 (en donde n representa 0, 1 o 2), -SO2-NH-Y4, NH-Y4 o N(Y4)2, en donde Y4 es H, fenilo (dado el caso sustituido una o varias veces con halógeno (en especial F) o alquilo C1 -3 dado el caso fluorado) o alquilo (en donde el grupo alquilo puede estar sustituido con -OH, -COOH, y/o -NHCO-alquilo C1-3 y en donde alquilo preferentemente es alquilo C1-3);
en donde en especial R3 puede estar sustituido con -OH, O-alquilo, SH, S-alquilo, O-CO-alquilo, O-CO-NH-alquilo, NH-CO-alquilo, NH-CO-NH-alquilo, S(O)n-alquilo, SO2-NH-alquilo, NH-alquilo, N(alquilo)2 o NH2 (en donde alquilo preferentemente es alquilo C1-3)
R5 es H o F;
R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 (dado el caso fluorado), alquenilo C2 -4 (dado el caso fluorado), alquinilo C2 -4 (dado el caso fluorado), hidroxi o halógeno;
R8 es un grupo alquilo C1-5 ramificado; y
R9 es H o F.
Además se prefieren (solos o en combinación), cuando
R1 representa -L-#1, COOH o H,
R2 y R4 representan, de modo independiente entre sí, -L-#1 o H o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H o -L-#1,
A representa CO,
R3 representa -(CH2)OH, -CH(CH3)OH, -CH2SCH2CH(COOH)NHCOCH3, -CH(CH3)OCH3, un grupo fenilo, que puede estar sustituido con 1-3 átomos de halógeno, 1-3 grupos amino o 1-3 grupos alquilo (que dado el caso pueden estar halogenados) o representa -L-#1,
R5 representa -L-#1 o H,
R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 o halógeno, en especial R6 y R7 representan F;
R8 representa alquilo C1 -4 (preferentemente terc-butilo); y/ o
R9 representa H,
en donde uno de los sustituyentes R1, R2, R3, R4, R5 y R10 representa -L-#1.
Además, se prefiere según la invención cuando
R1 -L-#1, COOH o H,
R2 y R4 representan, de modo independiente entre sí, -L-#1 o H o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H o -L-#1,
A representa CO,
R3 representa -(CH2)OH, -CH(CH3)OH, -CH2SCH2CH(COOH)NHCOCH3, -CH(CH3)OCH3, un grupo fenilo, que puede estar sustituido con 1-3 átomos de halógeno, 1-3 grupos amino o 1-3 grupos alquilo (que dado el caso pueden estar halogenados) o representa -L-#1,
R5 representa -L-#1 o H,
R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 o halógeno, en especial R6 y R7 representan F;
R8 representa alquilo C1 -4 (preferentemente terc-butilo); y
R9 representa H,
en donde uno de los sustituyentes R1, R2, R3, R4, R5 y R10 representa -L-#1.
Otros compuestos de especial preferencia presentan la siguiente fórmula (Illa) o (III):
fórmula (IIIa):

en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa N, X2 representa C y X3 representa N; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
(en donde, con preferencia, X1 representa CH, X2 representa C y X3 representa N);
R1 representa H, -L-ligador, -MOD o -(CH2)o-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3 , halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, NH2 , SO3H, -COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1.3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa H, -L-ligador, -MOD, -CO-CHY4-NHY5 o -(CH2)o-3Z, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado,
en donde Z representa -H, halógeno, -OY3, -SY3 , NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R4 representa H, -L-ligador, -CO-CHY4-NHY5 o -(CH2)o-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3 , Nh Y3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa -L-ligador, H, NH2, SO3H, COOH, SH u OH;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-ligador, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia, -L-#1 o un grupo alquilo C1.10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-1o-O-arilo C6-10 o heterocicloalquilo C5-10, que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1 3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(c H2)0-3Z, en donde Z representa -H, halógeno, -o Y3, -SY3, -NHY3, -CO-Ny 1Y2 o -CO-Oy 3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)o-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa -L-ligador, H, NH2 , NO2, halógeno (en especial F, Cl, Br), -CN, CF3, -OCF3, -CH2F, -CH2F, SH o -(CH2)o-3Z, en donde Z representa -H, -OY3, -SY3, halógeno, NHY3 , -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),
R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el
caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)o-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S, en donde cada uno de estos grupos puede estar sustituido con -OH, CO2H o NH2 o -L-LIGADOR;
R9 representa H, F, CH3, CF3 , CH2F o CHF2;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRYNRY-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que en cada caso pueden estar sustituidos con NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico substituiert sein kann, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
así como sus sales, solvatos y sales de los solvatos
En el caso de conjugados de ligadores de los inhibidores de KSP de la fórmula (Mía), como máximo un representante de R1, R2, R3 R4, R5, R8 y R10 (alternativamente a uno de los significados antes indicados) representa -L-ligador, en donde L representa un ligador y LIGADOR representa un ligador o uno de sus derivados, en donde el ligador puede estar dado el caso ligado en varias moléculas de principio activo.
fórmula (111):

en donde
X1 representa N, X2 representa N y X3 representa C o X1 representa CH, X2 representa C y X3 representa N o X1 representa NH, X2 representa C y X3 representa C o X1 representa CH, X2 representa N y X3 representa C;
R1 representa -L-LIGADOR, H o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z' o -CH(CHW)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2 , SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 y R4 representan, de modo independiente entre sí, -L-LIGADOR, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2, SO3H, COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-LIGADOR o representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia, -L-#1 o un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1 3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -o Y3, -SY3, -NHY3, -CO-Ny 1Y2 o -CO-Oy 3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-sZ' e Y3 representa H, -(CH2)0-3-CH(NHCOCHa)Z',-(CH2)0-3-CH(NH2)Z' o -(CH2)0-aZ', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa -L-LIGADOR, H, F, NH2, NO2 , halógeno, SH o -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
en donde L representa un ligador y LIGADOR representa un ligador o uno de sus derivados, en donde el ligador puede estar dado el caso ligado en varias moléculas de principio activo,
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi o halógeno,
R8 representa alquilo C1-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) u oxetano dado el caso sustituido; y
R9 representa H, F, CH3, CF3 , CH2F o CHF2;
así como sus sales, solvatos y sales de los solvatos
Además, se prefieren según la invención los siguientes inhibidores de KSP o bien sus conjugados de ligadores: fórmula (IIIb):

en donde X1, X2, X3 presentan el mismo significado que en la fórmula (Illa) o (III) (preferentemente con X1 representa CH, X2 representa C y X3 representa N), R1, R2, R4, R5, R6, R7, R8 y R9 presentan el mismo significado que en la fórmula (IIIa) o (III), A representa CO, B representa un enlace simple, -O-CH2- o -CH2-O- y R20 representa NH2, F, CF3, o CH3 y n representa 0, 1o 2.
Fórmula (IIIc):

en donde X1, X2, X3 presentan el mismo significado que en la fórmula (IIIa) o (III) (preferentemente con X1 representa CH, X2 representa C y X3 representa N), A, R1, R3, R6, R7, R8 y R9 presentan el mismo significado que en la fórmula (IIIa) o (III), en donde A representa preferentemente CO y R3 representa -CH2OH, -CH2 OCH3 , CH(CH3)OH o CH(CH3)OCH3.
Fórmula (IIId):
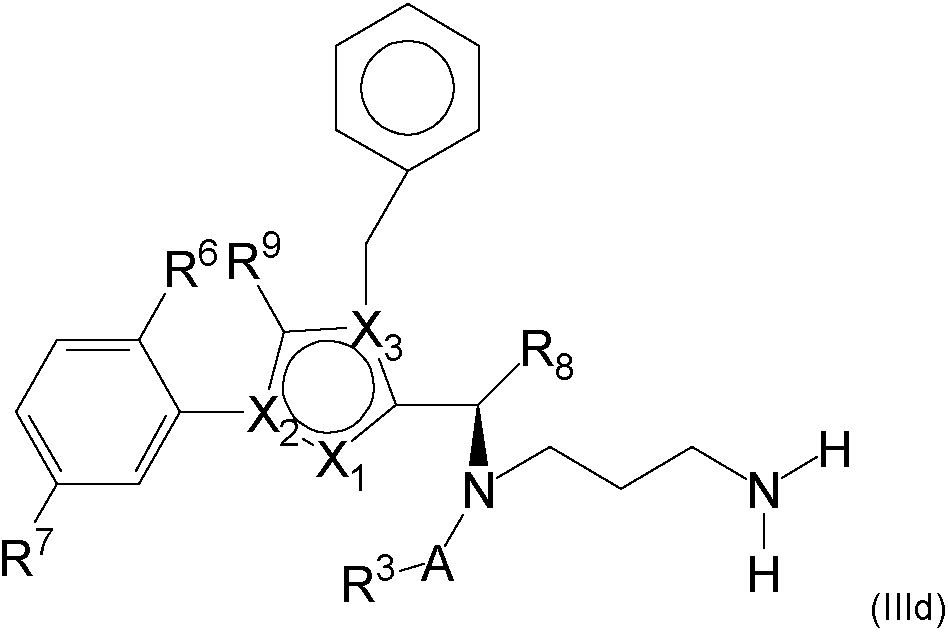
en donde X1, X2, X3 presentan el mismo significado que en la fórmula (IIIa) o (III) (preferentemente con X1 representa CH, X2 representa C y X3 representa N), A, R3, R6, R7, R8 y R9 presentan el mismo significado que en la fórmula (IIIa) 0 (III), en donde A representa preferentemente CO y R3 representa -CH2-Sx-(CH2)0-4-CHY5-COOH, en donde x es 0 o 1 e Y5 representa H o NHY6, en donde Y6 representa H o -COCH3.
Fórmula (IIIe):

en donde X1 representa CH, X2 representa C y X3 representa N, A, R3, R6, R7, R8 y R9 presentan el mismo significado que en la fórmula (IIIa) o (III) y R1 representa -L-LIGADOR.
Además, se prefieren en los compuestos de las fórmulas (III), (IIIa), (IIIb), (IIIc), (IIId) y (IIIe) (solos o en combinación), cuando:
Z representa Cl o Br;
R1 representa -(CH2)o-3Z, en donde Z representa -CO-NY1Y2, en donde Y2 representa -(CH2CH2O)ü.3-(CH2)0-3Z' e Y1 representan H, NH2 o -(CH2CH2O)o-3-(CH2)o-3Z';
Y1 representa H, Y2 representa -(CH2CH2O)3-CH2CH2Z' y Z' representa -COOH;
Y1 representa H, Y2 representa -CH2CH2Z' y Z' -(CONHCHY4)2COOH;
Y1 representa H, Y2 representa -CH2CH2Z', Z' representa -(CONHCHY4)2COOH y un Y4 representa /-propilo y el otro representa un -(c H2)3-NHCONH2 ;
Y1 representa H, Y2 representa -CH2CH2Z', Z' representa -(CONHCHY4)2COOH y un Y4 representa -CH3 y el otro representa un -(CH2)3-NHCONH2 ;
Y4 representa alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2;
al menos un representante de Y4 seleccionado de /-propilo o -CH3.
Y1 representa H, Y2 -CH2CH2Z', Z' -CONHCHY4COOH e Y4 arilo dado el caso sustituido con -NH2 o bencilo; Y4 representa aminobencilo;
R2 representa -(CH2)o-3Z y Z -SY3;
R4 representa -CO-CHY4-NHY5 e Y5 H;
R4 representa -CO-CHY4-NHY5 e Y5-CO-CHY6-NH2;
Y4 representa alquilo C1-6 lineal o ramificado, dado el caso sustituido con -NHCONH2.
Además se prefiere cuando R1, R2 o R3 en la fórmula (IIa) o (IIIa) -MOD, en especial cuando R4 representa -L-#1 o bien -L-LIGADOR (en especial cuando -L es un enlazador separable, que se separa directamente en -N-R4 o bien -N— L-#1 o bien -L-LIGADOR, de modo que R4 o bien L esté reemplazado por H).
Con preferencia especial, R3 representa -MOD y R1 o R4 representa -L-#1 o bien -L-LIGADOR,
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que pueden estar
mono- o poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos cada uno con NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH.
Con preferencia especial, el grupo -MOD presenta un grupo -COOH (preferentemente terminal), por ejemplo, en un grupo betaína. Con preferencia, el grupo -MOD presenta la fórmula -CH2-Sx-(CH2)0-4-CHY5-COOH, en donde x es 0 o 1 e Y5 representa H o NHY6, en donde Y6 representa H o -COCH3.
Además se prefieren (solos o en combinación), cuando en la fórmula (IIa), (II), (III), (IIIa), (IIIb), (IIIc), (IIId), (IIIe) o (IIIe):
Z representa Cl o Br;
R1 representa -(CH2)0-3Z, en donde Z -CO-NY1Y2, en donde Y2 representa -(CH2CH2O)0-3-(CH2)0-3Z' e Y1 representa H, NH2 o -(CH2CH2O)0-3-(CH2)0-3Z';
Y1 representa H, Y2 representa -(CH2CH2O)3-CH2CH2Z' y Z' representa -COOH;
Y1 representa H, Y2 representa -CH2CH2Z' y Z' representa -(CONHCHY4)2COOH;
Y1 representa H, Y2 representa -CH2CH2Z', Z' representa -(CONHCHY4)2COOH y un representante de Y4 representa /-propilo y el otro representa -(CH2)3-NHCONH2 ;
Y1 representa H, Y2 representa -CH2CH2Z', Z' representa -(CONHCHY4)2COOH y un representante de Y4 representa -CH3 y el otro -(CH2)3-NHCONH2;
Y4 representa alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2;
al menos un representante de Y4 se selecciona de i-propilo o -CH3.
Y1 representa H, Y2 representa -CH2CH2Z', Z' representa -CONHCHY4COOH e Y4 representa arilo dado el caso sustituido con -NH2 o bencilo;
Y4 representa un aminobencilo;
R2 representa -(CH2)0-3Z y Z representa -SY3;
R4 representa -CO-CHY4-NHY5 e Y5 representa H;
R4 representa -CO-CHY4-NHY5 e Y5 representa -CO-CHY6-NH2 ;
Y4 representa alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2.
También se prefieren los compuestos de la fórmula (IIa), (II), (III), (III) o (IIIa),
en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH o CF, X2 representa N y X3 representa C;
(en donde preferentemente X1 representa CH, X2 representa C y X3 representa N);
R1 representa H, -L-#1 o bien -L-LIGADOR, -MOD o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z' (por ejemplo, -(CH2)0-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa H, -CO-CHY4-NHY5 o -(CH2)0-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
R4 representa H;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-#1 o bien -L-LIGADOR, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituidos, con preferencia un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH((CH2CH2O)1-20H), 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH (en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa H, -MOD, NH2, NO2, halógeno (en especial F, Cl, Br), -CN, CF3 , -OCF3, -CH2F, -CH2F, SH o -(CH2)0-3Z, en donde Z representa -H, -OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),
R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado) o cicloalquilo C4-10 (dado el caso fluorado);
en donde uno o ninguno de los sustituyentes R1 y R3 representa -L-#1 -L-#1 o bien -L-LIGADOR,
L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado y LIGADOR representa el ligador,
R9 representa H, F, CH3, CF3 , CH2F o CHF2;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRy-, -NRyCO-, CONRy-, -NRyNRy-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos en cada caso con NHCONH2, -Co OH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, puede estar sustituida con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
así como sus sales, solvatos y sales de los solvatos.
Además, se prefieren compuestos de la fórmula (IIa), (II), (III) o (Illa), en las que
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH o CF, X2 representa N y X3 representa C;
(en donde preferentemente X1 representa CH, X2 representa C y X3 representa N);
R1 representa H, -L-#1 o bien -L-LIGADOR, -MOD o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z' (por ejemplo, -(CH2)0-3Z') o -CH(CHW)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa H, -CO-CHY4-NHY5 o -(CH2)0-3Z,
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
R4 representa H,
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-#1 o bien -L-LIGADOR, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituidos, con preferencia, un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH((c H2CH2O)1-20H), 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -Nh Y3, -CO-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z',-(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH (en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa H, -MOD, NH2 , NO2, halógeno (en especial F, Cl, Br), -CN, CF3 , -OCF3 , -CH2F, -CH2F, SH o -(CH2)0-3Z, en donde Z representa -H, -OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
R6 y R7 representan, de modo independiente entre sí, H o halógeno (en especial F, Cl, Br),
R8 representa alquilo C1-10 (dado el caso fluorado);
en donde uno o ninguno de los sustituyentes R1 y R3 representa -L-#1 o bien -L-LIGADOR,
L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado y LIGADOR representa el ligador, R9 representa H, F, CH3, CF3, CH2F o CHF2; en donde -MOD representa -CH2-Sx-(CH2)0-4-CHY5-COOH, en donde x es 0 o 1 e Y5 representa H o NHY6, en donde Y6 representa H o -COCH3 ,
así como sus sales, solvatos y sales de los solvatos
También se prefieren los siguientes compuestos que dado el caso pueden estar presentes junto con un ácido como, por ejemplo, ácido trifluoroacético. Estos compuestos se pueden unir a través de las posiciones respecto de las posiciones R1, R2, R3 R4, R5, R8 y R10:, en especial R1 y R3, a través de un enlazador con un ligador (en donde un átomo de hidrógeno se sustituye con el enlazador):
N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-hidroxiacetamida; N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida; (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-metilbutanamida (1:1);
N-(3-aminopropil)-N-{(1S)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2il]-2,2-dimetilpropil}acetamida.
N-(3-aminopropil)-N-{(1S)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida;
S-[1-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-2,5-dioxopirrolidin-3-il]-L-cisteína:
N-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil-L-alanil-N-[4-(3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)fenil]-N5-carbamoil-L-ornitinamida;
S-(1-{2-[(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)amino]etil}-2,5-dioxopirrolidin-3-il)-L-cisteína;
S-[1-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-2,5-dioxopirrolidin-3-il]-L-cisteína;N-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-betaalanil-L-alanil-N-[4-(3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)fenil]-N5-carbamoil-L-ornitinamida;
S-(1-{2-[(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)amino]etil}-2,5-dioxopirrolidin-3-il)-L-cisteína;
N-[6-(3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-N6-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-lisina;
S-[1-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-2,5-dioxopirrolidin-3-il]-L-cisteína;
S-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-L-cisteína;
S-{1-[6-(2-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}hidrazino)-6-oxohexil]-2,5-dioxopirrolidin-3-il}-L-cisteína;
N-[19-(3(R/S)-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-R/S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}homocisteína;
S-{(3R/S)-1-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]-2,5-dioxopirrolidin-3-il}-L-cisteína;
N-[19-(3(R/S)-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-R/S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-imidazol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}homocisteína;
S-[(3R/S)-1-(2-{[6-({2-[(3-aminopropN){(1R)-1-[1-bencN-4-(2,5-difluorofenN)-1H-pirrol-2-N]-2,2-diiT ietNpropN}aiT iino]-2-oxoetil}sulfanil)hexanoil]amino}etil)-2,5-dioxopirrolidin-3-il]-L-cisteína;
S-{1-[2-({[(1R,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropN}(gNcoloN)aiT iino]butanoN}aiT iino)cidopentN]carbonN}aiT iino)etN]-2,5-dioxopin'oNdin-3-N}-L-cistema; S-(2-{[2-({(2S)-2-amino-4-[{(1R)-H1-bendl-4-(2,5-difluorofenN)-1H-pin-ol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-L-cisteína;
N6-(N-{(2S)-2-amino-4-[{(1R)-H1-bendl-4-(2,5-difluorofenN)-1H-pin-ol-2-N]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-N2-{N-[6-(3-[[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)hexanoil]-L-valil-L-alanil}-L-lisina;
N-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]-L-glutamina;
N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-L-lisina;
N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}acetamida;
N-(3-aminopropil)-N-{(lR)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-metoxiacetamida; N-(3-aminopropil)-N-{(lR)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2,4-difluorobenzamida; N-(3-aminopropil)-N-{(lR)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-4-metilbenzamida; N-(3-aminopropil)-N-{(lR)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-etoxiacetamida; N-(3-aminopropil)-N-{(lR)-1-[l-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-3,3,3-trifluoropropanamida;
N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-4-fluorobenzamida; N-(3-aminopropil)-N-{(lR)-1-[l-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}acetamida;
N-(3-aminopropil)-N-{(lR)-1-[l-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-4-(trifluorometil)benzamida;
N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-etoxiacetamida; N-(3-aminopropil)-N-{(lR)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-etoxiacetamida; ácido (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-lH-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]butanoico;
(2S)-2-amino-N-(2-aminoetil)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanamida;
ácido 4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)amino]-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico;
ácido 4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)amino]-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico;
N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanina;
N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-serina;
N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-alanina;
N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}glicina;
N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-4-metilbenzamida; N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-4-(metilsulfanil)benzamida;
(2S)-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxipropanamida;
N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-(metilsulfanil)acetamida;
(2S)-N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-hidroxipropanamida;
4-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-4-oxobutanoato de metilo;
ácido 4-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-4-oxobutanoico;
ácido (2R)-22-[(3R/S)-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il]-2-[({2-[(3-aminopropil){(1R)-1- [1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)metil]-4,20-dioxo-7,10,13,16-tetraoxa-3,19-diazadocosan-1-oico;
4-amino-N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}benzamida; N-acetil-S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-L-cisteína;
N-acetil-S-[2-([3-(L-alanilamino)propil]{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)-2- oxoetil]-L-cisteína;
(2S)-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}tetrahidrofuran-2
carboxamida;
ácido 3-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)propanoico;
S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}homocisteína;
4-amino-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}benzamida; ácido 4-[(2-{[(2R)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-2-carboxietil]amino}-2-oxoetil)amino]-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico;
ácido 4-[(2-{[(2R)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-2-carboxietil]amino}-2-oxoetil)amino]-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico;
De acuerdo con la invención, se prefieren en particular los siguientes compuestos de las fórmulas V, VI o VII, en donde R1, R2, R3, R4y R5 tienen los significados antes mencionados (como se indica, por ejemplo, para la fórmula (IIa) o (Nía)):

Se prefieren en especial los compuestos de las fórmulas VI, VII, en las que R1 y R5 representan H o -L-#1; R2 y R4 representan, de modo independiente entre sí, -L-#1 o H o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H o -L-#1; y R3 representa CH2OH, CH(CH3)OH o representa -L-#1, en donde uno de los sustituyentes R1, R2, R3, R4, R5 y R10 representa -L-#1. Se prefieren en especial los correspondientes compuestos de la fórmula VI.
Enlazadores
De la bibliografía se conocen distintas posibilidades de acoplamiento covalente (conjugación) de moléculas orgánicas con ligador como, por ejemplo, anticuerpo (ver, por ejemplo, K. Lang and J. W. Chin. Chem. Rev. 2014, 114, 4764 4806, M. Rashidian et al. Bioconjugate Chem. 2013, 24, 1277-1294). De acuerdo con la invención, se prefiere la conjugación de los inhibidores de KSP con un anticuerpo a través de uno o varios átomos de azufre de restos de cisteína del anticuerpo, que ya existen como tioles libres o se pueden generar por reducción de puentes de disulfuro, y/o a través de uno o varios grupos NH de restos de lisina del anticuerpo. Sin embargo, también es posible unir el inhibidor de KSP con el anticuerpo a través de restos de tirosina, a través de restos de glutamina, a través de restos de aminoácidos no naturales, a través de grupos carboxilo libres o a través de restos de azúcar del anticuerpo. Para el acoplamiento, se usan los llamados enlazadores. Los enlazadores se pueden clasificar en el grupo de los enlazadores separables in vivo y en el grupo de los enlazadores estables in vivo (ver L. Ducry y B. Stump, Bioconjugate Chem. 21, 5-13 (2010)). Los enlazadores separables in vivo presentan un grupo separable in vivo, en donde a su vez se puede distinguir entre grupos químicamente separables in vivo y grupos enzimáticamente separables in vivo. “Químicamente separable in vivo" o bien “enzimáticamente separable in vivo" significa que los enlazadores o bien los grupos son estables en el torrente sanguíneo y recién cerca o en la célula objeto se dividen mediante el ambiente
químicamente modificado o enzimático (valor pH más bajo; mayor concentración de glutatión; presencia de enzimas lisosómicoes como catepsina o plasmina o gliosidasas como, por ejemplo, 13-glucuronidasas), a fin de liberar así el inhibidor de KSP de bajo peso molecular o uno de sus derivados. Los grupos químicamente separables in vivo son en especial disulfuro, hidrazona, acetal y aminal; los grupos enzimáticamente separables in vivo son en especial grupos 2-8-oligopéptido, en especial un grupo dipéptido o glicósido. Los sitios de división de péptidos se publican en Bioconjugate Chem. 2 0 O2 , 13, 855-869, así como Bioorganic & Medicinal Chemistry Letters 8 (1998) 334l-3346, así como Bioconjugate Chem. 1998, 9, 618-626. Aquí corresponden, por ejemplo, valina-alanina, valina-lisina, valinacitrulina, alanina-lisina y fenilalanina-lisina (dado el caso con grupo amido adicional).
Los enlazadores estables in vivo se caracterizan por una elevada estabilidad (menos del 5% de metabolitos después de 24 horas en plasma) y no presentan los grupos química o enzimáticamente separables in vivo antes mencionados.
El enlazador -L- presenta preferentemente una de las siguientes estructuras básicas (i) a (iv):
(i) -(CO)m-SG1-L1-L2-(ii) -(CO)m-L1-SG-L1-L2-(iii) -(CO)m-L1-L2-(iv) -(CO)m-L1-SG-L2
en donde m es 0 o 1; SG es un grupo (química o enzimáticamente) separable in vivo (en especial disulfuro, hidrazona, acetal y aminal; o un grupo 2-8-oligopéptido separable con catepsina o plasmina), SG1 es un grupo oligopéptido o preferentemente un grupo dipéptido, L1 representa, de modo independiente entre sí, grupos orgánicos estables in vivo y L2 representa un grupo de acoplamiento con el ligador o un enlace simple. El acoplamiento se realiza en este caso preferentemente en un resto de cisteína o un resto de lisina del ligador. Alternativamente, el acoplamiento se puede realizar en un resto de tirosina, resto glutamina o un aminoácido no natural del ligador. Los aminoácidos no naturales pueden contener, por ejemplo, grupos aldehído o ceto (como, por ejemplo, formilglicina) o grupos azida o alquino (para ello, ver Lan & Chin, Cellular Incorporation of Unnatural Amino Acids and Bioortogonal Labeling of Proteins, Chem. Rev. 2014, 114, 4764-4806).
De acuerdo con la invención, se prefiere en especial la estructura básica del enlazador (iii), en especial cuando el ligador representa un anticuerpo anti-TWEAKR o un anticuerpo anti-EGFR. La administración de un conjugado según la invención con una estructura básica de enlazador (iii) y acoplamiento del enlazador con un resto de cisteína o resto de lisina de la proteína o péptido de ligador lleva por metabolización a derivados de cisteína o lisina de las siguientes fórmulas:

en donde L1 está unido en cada caso con el inhibidor de KSP de bajo peso molecular, por ejemplo, de un compuesto de la fórmula (I), (IIa), (II), (III), (Illa), (IIIb), (IIIc), (IIId), (IIIe) o (IV).
De acuerdo con la invención, también se prefieren las estructuras básicas de enlazador (ii) y (iv), en especial en caso de unión con la posición (iii), en especial cuando el grupo L1 presenta una de las siguientes estructuras:
(a) -NH-(CH2)o-4-(CHCH3)o-4-CHY5-CO-Y7, en donde Y5 representa H o NHY6, en donde Y6 representa H o -COCH3 e Y7 representa un enlace simple o -NH -(CH2)o-4 -CHNH2-CO-, de modo que después de la separación se obtiene la correspondiente estructura -NH-(CH2)o-4-(CHCH3)o-4-CHY5-COOH o bien -NH-(CH2)o-4-(CHCH3)o-4-CHY5-CO-NH -(CH2)o-4 -CHNH2-COOH.
(b) -CH2-Sx-(CH2)o-4-CHY5-CO-, en donde x es 0 o 1 e Y5 representa H o NHY6, en donde Y6 representa H o -COCH3 , de modo que, después de la separación, se obtiene la correspondiente estructura -CH2-Sx-(CH2)o-4-CHY5-COOH.
Esta realización se prefiere cuando L1 está unido en cada caso con el inhibidor de KSP de bajo peso molecular, por ejemplo, un compuesto de la fórmula (I), (IIa), (II), (III), (IIIa), (IIIb), (IIIc), (IIId), (IIIe) o (IV), en especial en la posición R4. El ligador es preferentemente un anticuerpo anti-TWEAKR o un anticuerpo anti-EGFR.
Cuando el ligador está unido en una cadena lateral de cisteína o bien un resto de cisteína, L2 se deriva preferentemente de un grupo reactivo con el grupo sulfhidrilo de la cisteína. Aquí se cuentan haloacetilos, maleimidas, aziridinas, acriloilos, compuestos arilantes, vinilsulfonas, piridildisulfuros, TNB-tioles y agentes reductores de disulfuro. Estos grupos reaccionan por lo general electrófilamente con la unión de sulfhidrilo con formación de un puente de sulfuro (por ejemplo, tioéter) o puente de disulfuro. Se prefieren puentes estables de sulfuro. L2 es preferentemente
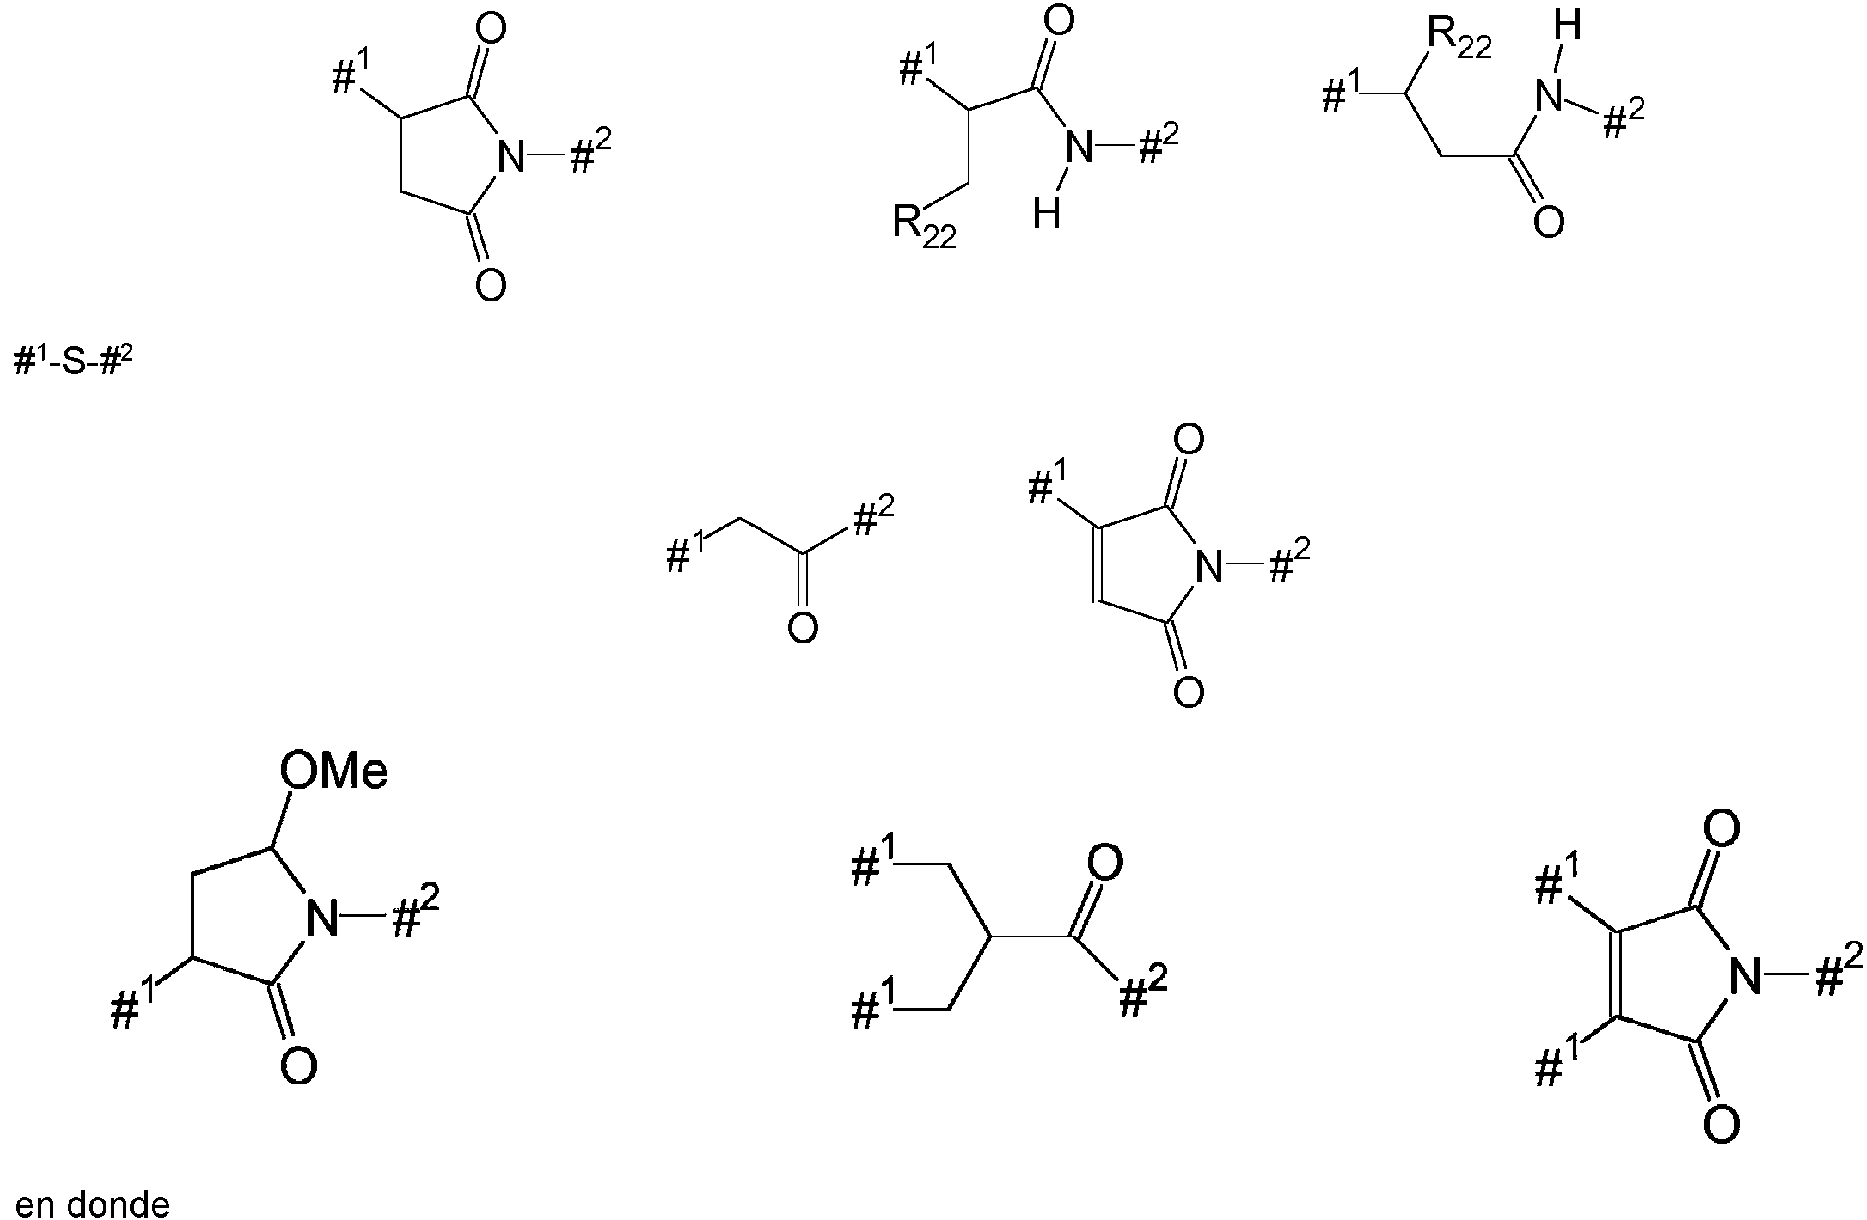
#1 caracteriza el sitio de unión con el átomo de azufre del ligador,
#2 caracteriza el sitio de unión con el grupo L1 y
R22 representa COOH, COOR, COR, CONHR, CONR2 (con R = alquilo C1-3), CONH2, preferentemente COOH. Se prefiere en especial como L2:

fórmula A3
o bien

fórmula A4
en donde #1 caracteriza el sitio de unión con el átomo de azufre del ligador, #2 caracteriza el sitio de unión con el principio activo, x es 1 o 2 y R22 representa COOH, COOR, COR, CONHR (con R = alquilo C1-3), CONH2 , preferentemente COOH. Se prefiere cuando x = 1 y R22 representa COOH.
En un conjugado según la invención o en una mezcla de los conjugados según la invención, las uniones están presentes en un resto de cisteína del ligador preferentemente en más del 80%, con preferencia particular, más del 90% (en cada caso respecto a la cantidad total de uniones del enlazador con el ligador), con preferencia particular, en una de las dos estructuras de la fórmula A3 o A4. En este caso, las estructuras de la fórmula A3 o A4 están presentes,
por lo general, juntos, preferentemente en una relación de 60:40 a 40:60 respecto a la cantidad de uniones con el ligador. Las demás uniones están presentes luego en la estructura

De acuerdo con la invención, L1 se representa preferentemente por medio de la fórmula
#1-(NR10)n-(G1)o-G2-#2
en donde
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO-, -c On H- o

(R10 no es preferentemente NH2 , cuando G1 es NHCO o

n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, - NRY-, -NRYCO-, -C(NH)NRy-, -CONRy-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos en cada caso con NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo) y/o un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4
— N N - C O — heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente ), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO-
— N N - C O —
(preferentemente ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
G2 es preferentemente es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH-, -CRx=N-O- (en donde Rx representa H, alquilo C1-C3 o fenilo) y un heterociclo aromático o no aromático de 3 a 10 miembros, por ejemplo, de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-
— l / ^N— CO—
(preferentemente ^ ^ ), en donde la cadena hidrocarbonada, incluyendo las cadenas laterales, siempre que existan, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
Otros grupos de interrupción en G2 son preferentemente

en donde Rx representa H, alquilo C1-C3 o fenilo.
En este caso, #1 es la unión con el inhibidor de KSP y #2 es la unión con el grupo de acoplamiento con el ligador (por ejemplo, L2).
Una cadena hidrocarbonada lineal o ramificada de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos comprende, por lo general, un radical alquilo a,ro-divalente con la cantidad indicada en cada caso de átomos de carbono. A modo de ejemplo y preferentemente se han de mencionar: metileno, etan-1,2-diílo (1,2-etileno), propan-1,3-diílo (1,3-propilenp), butan-1,4-diílo (1,4-butileno), pentan-1,5-diílo (1,5-pentileno), hexan-1,6-diílo (1,6-hexileno), heptan-1,7-diílo (1,7-hexileno), octan-1 ,8 -diílo (1 ,8 -octileno), nona-1,9-diílo (1,9-nonileno), decan-1,10-diílo (1 ,1 0 -decileno). Los grupos alquileno en la cadena hidrocarbonada también pueden estar ramificadas, es decir, uno o varios átomos de H de los grupos alquileno lineales antes mencionados pueden estar dado el caso sustituidos con grupos alquilo C1-10, formando así cadenas laterales. La cadena hidrocarbonada también puede contener grupos alquileno cíclicos (cicloalcandiílo), por ejemplo, 1,4-ciclohexandiílo o 1,3-ciclopentandiílo. Estos grupos cíclicos pueden estar insaturados. En especial, pueden estar presentes en el grupo hidrocarbonado grupos aromáticos (grupos arileno), por ejemplo, fenileno. También en los grupos alquileno cíclicos y los grupos arileno, pueden estar a su vez sustituidos en uno o varios átomos de H dado el caso por grupos alquilo C1-10. Así se forma una cadena hidrocarbonada que dado el caso está ramificada. Esta cadena hidrocarbonada presenta en general 0 a 100 átomos de carbono, preferentemente, 1 a 50, con preferencia particular, 2 a 25 átomos de carbono.
Las cadenas laterales pueden estar sustituidas, siempre que existan, con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico.
La cadena hidrocarbonada puede estar mono- o poliinterrumpida por uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2- (preferentemente
— l / ^N -C O —
X-----7 ).
Otros grupos de interrupción en G2 son preferentemente

Con preferencia, el ligador de la siguiente fórmula:
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador y
L1 y L2 presentan los significados antes mencionados.
Con preferencia especial, L1 presenta la fórmula -NR11B-, en donde
R11 representa H o NH2;
B representa -[(CH2)x-(X4)i]w-(CH2)z-,
w = 0 a 20;
x = 0 a 5;
x = 0 a 5
y = 0 o 1
z = 0 a 5; y
X4 representa -O-, -CONH-,-NHCO- o

De acuerdo con la invención, los enlazadores L preferidos presentan la siguiente fórmula:

en donde
#3 representa el enlace con la molécula de principio activo,
#4 representa el enlace con el péptido o la proteína de ligador,
R11 representa H o NH2;
B representa -[(CH2)x-(X4)i]w-(CH2)z-,
w = 0 a 20;
x = 0 a 5;
y = 0 o 1;
z = 1 a 5; y
X4 representa -O-, -CONH-, -NHCO- o

Los enlazadores antes mencionados se acoplan con preferencia especial en conjugados de la fórmula (I) o (II), en los que el ligador se acopla por sustitución de un átomo de H con R1 o en el compuesto con un enlazador SG1 separable con R4, es decir, R1 representa -L-#1 o R4 representa -SG1-L-#1, en donde #1 representa el enlace con el ligador.
Además, se prefieren los siguientes enlazadores según la invención: en un conjugado según la invención o en una mezcla de los conjugados según la invención, las ligaciones están presentes en un resto de cisteína del ligador preferentemente en más del 80%, con preferencia particular, en más del 90% (en cada caso, respecto a la cantidad total de ligaciones del enlazador con el ligador), con preferencia particular, en una de las dos estructuras de la fórmula A5 o A6:

fórmula A5

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del ligador,
#2 caracteriza el sitio de unión con el grupo L1, y
R22 representa COOH, COOR, COR, CONHR (con R = alquilo Ci-3), CONH2 , preferentemente COOH.
En este caso, las estructuras de la fórmula A5 o A6 están por lo general juntas, preferentemente en una relación de 60:40 a 40:60 respecto de la cantidad de ligaciones con el ligador. Las demás ligaciones están presentes en la estructur

Otros enlazadores -L-, que están ligados en la cadena lateral de cisteína o bien radical de cisteína, presentan la siguiente fórmula:

en donde
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador,
m es 0, 1, 2 o 3;
n es 0, 1o 2;
p representa 0 a 20; y
L3 representa

en donde
o es 0 o 1;
y
G3 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 3 a 10 miembros (preferentemente de 5 a 10 miembros), con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
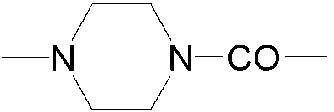
), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
Se prefiere en la fórmula anterior
m es 1;
p es 0;
n es 0;
y L3 representa

en donde
o es 0 o 1; y
G3 -(CH2CH2O)s(CH2)t(CONH)uCH2CH2O)v(CH2)w-, en donde
s, t, v y w representan en cada caso, de modo independiente entre sí, 0 a 20 y u representa 0 o 1.
Los grupos L1 preferidos en la fórmula §-(CO)m-L1-L2-§§ anterior son los siguientes, en donde r representa, en cada caso, de modo independiente entre sí, un número de 0 a 20, preferentemente de 0 a 15, con preferencia particular, de 1 a 20, con preferencia especial de 2 a 10:


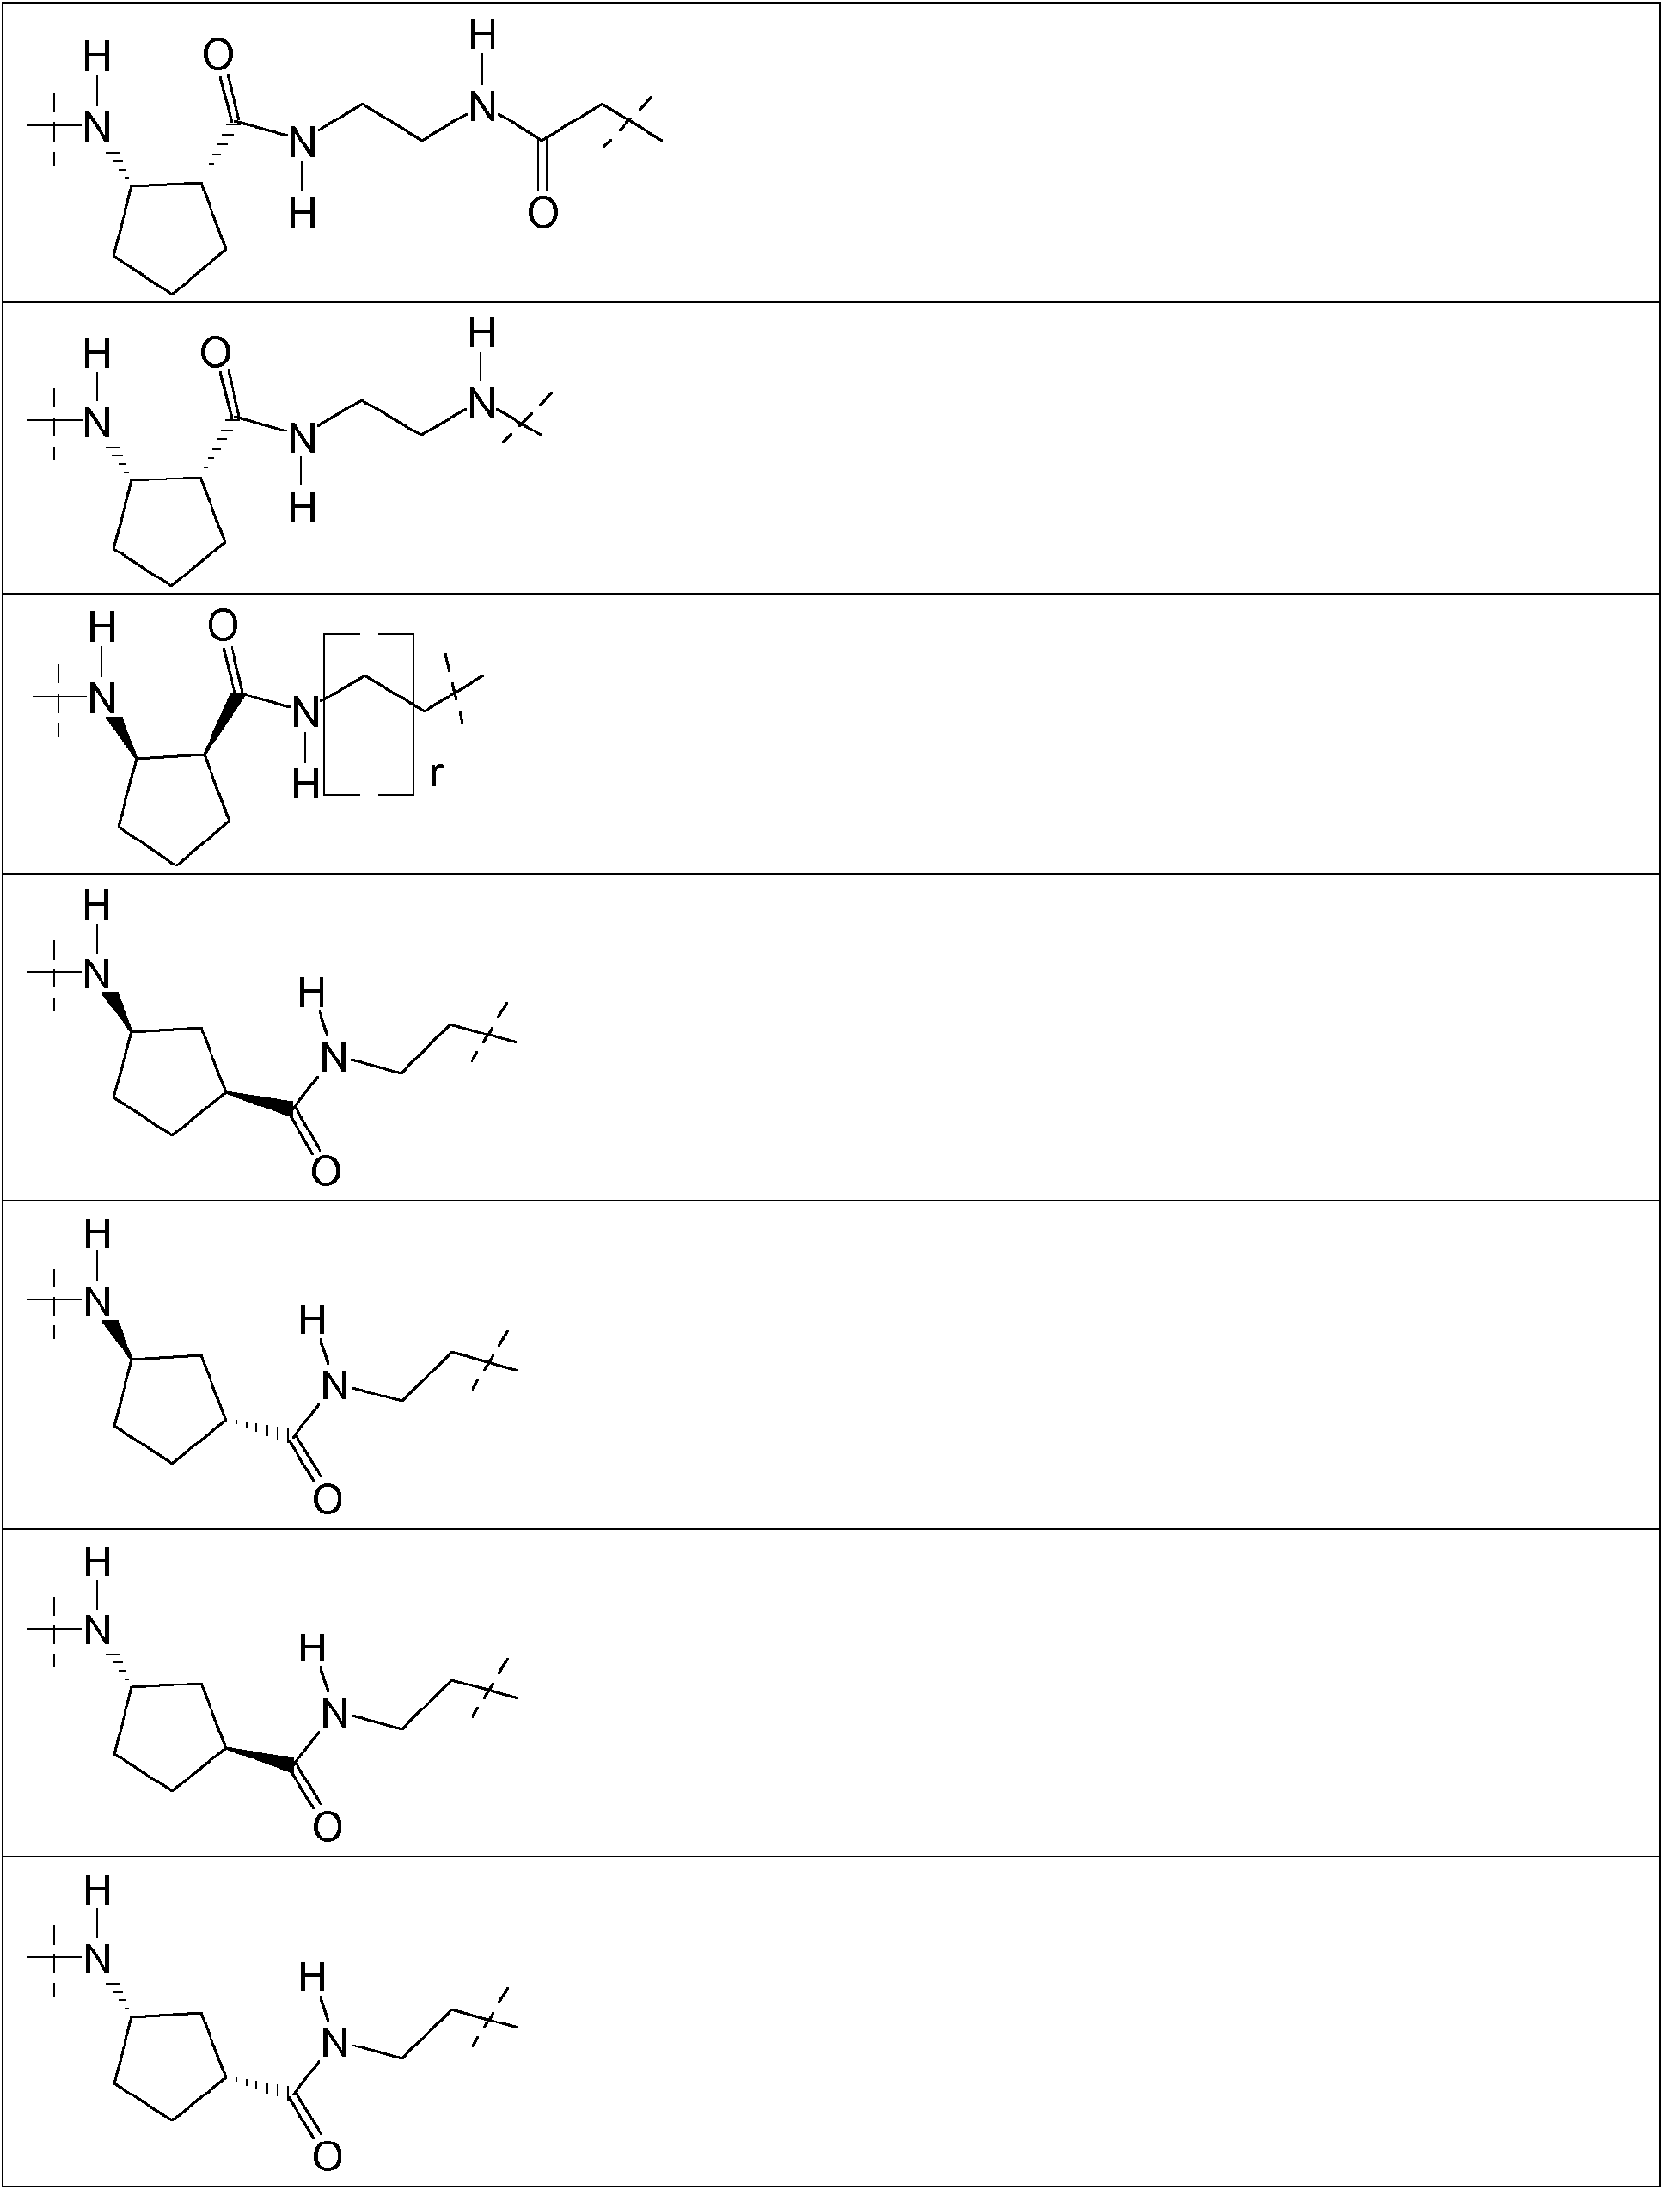


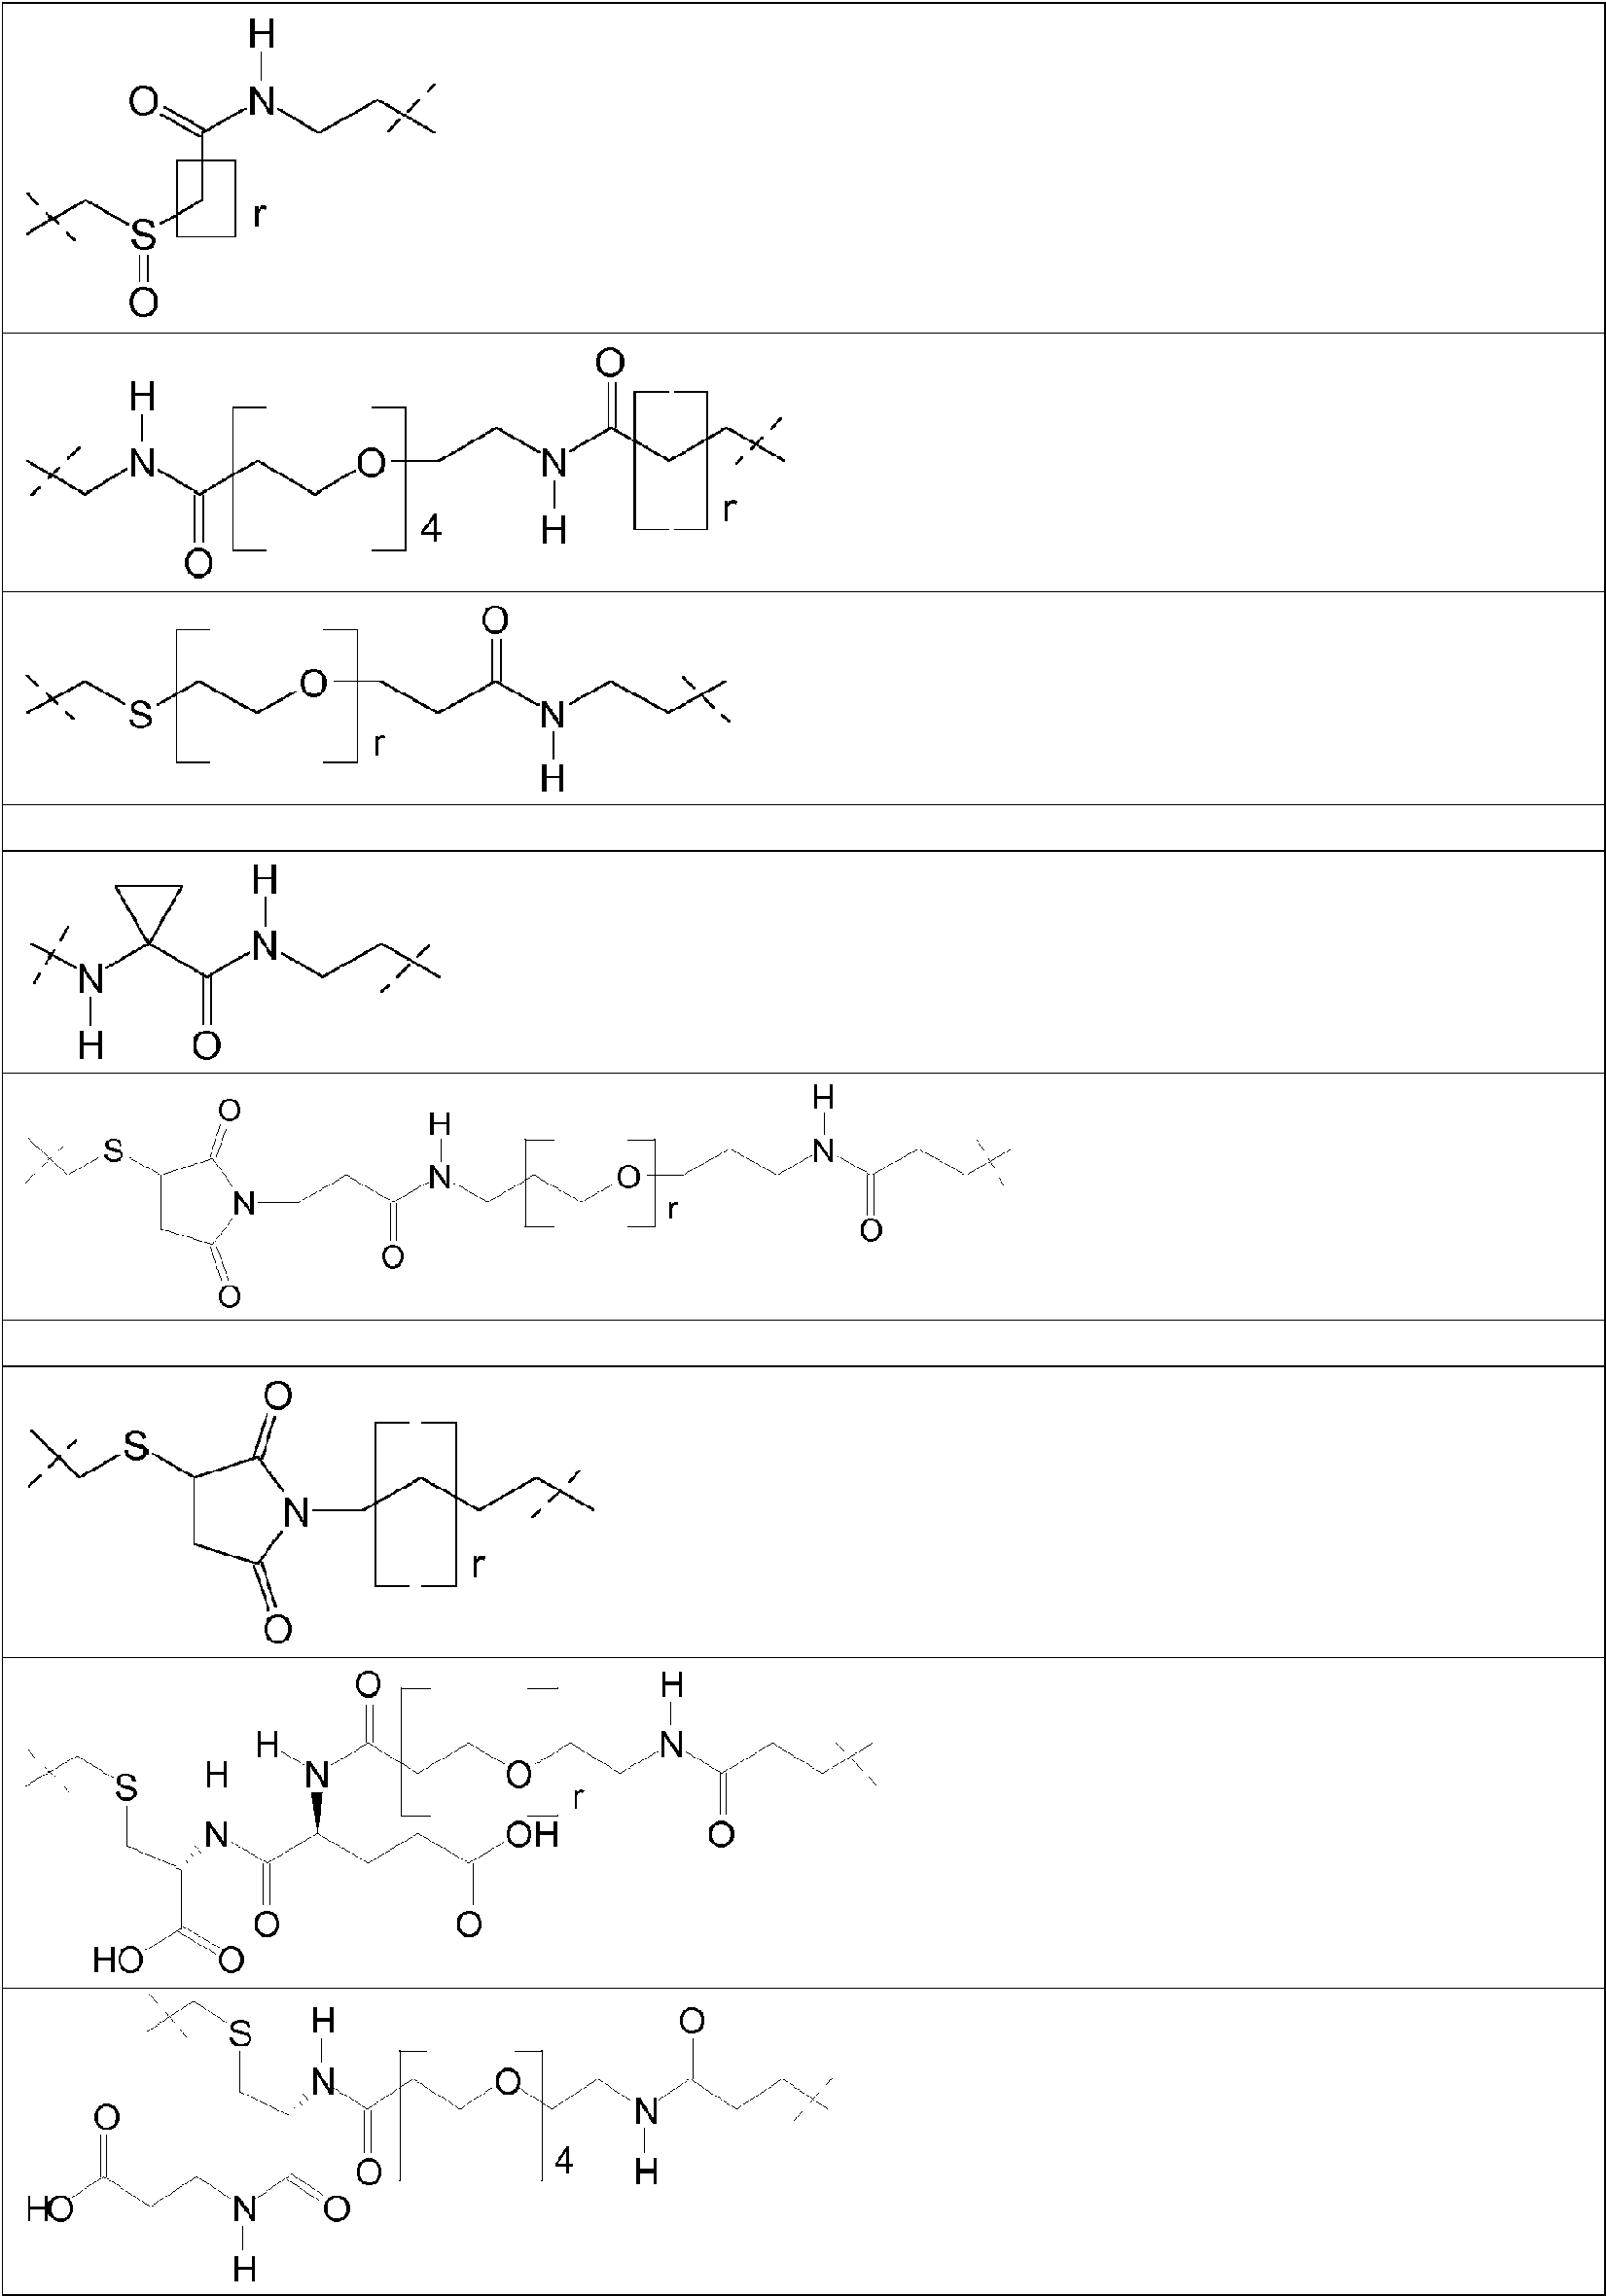

Otros ejemplos para L1 están indicados en la Tabla C, en los que este grupo está destacado en una casilla.
En las siguientes tablas A y A’, se indican ejemplos para una parte de enlazador L1. En la tabla también se indica con qué grupo L2 se combinan preferentemente estos ejemplos para L1, así como el sitio preferido de acoplamiento (R1-R5), así como el valor preferido para m, además, si antes de L1 hay un grupo carbonilo o no (comp. §-(CO)m-L1-L2-§§). Estos enlazadores se acoplan preferentemente con un resto de cisteína. En la primera columna, también se indican los números de ejemplo para los ADCs de Cetuximab, en los que se usan los correspondientes enlazadores, que, sin embargo, rigen igualmente en cada línea para los ADCs con otros anticuerpos. Cuando L2 es una imida de ácido succínico o cuando se deriva de ella, esta imida puede existir total o parcialmente en forma de la amida de ácido succínico hidrolizado de cadena abierta, como se describió con anterioridad. En función de L1, esta hidrólisis en las amidas de ácido succínico de cadena abierta puede estar marcada más o menos o nada en absoluto.


y/o

fórmula A8
en donde #1 caracteriza el sitio de unión con el átomo de azufre del ligador, #2 caracteriza el sitio de unión con el grupo L1, R22 representa preferentemente COOH. En un conjugado según la invención o en una mezcla de los conjugados según la invención, las ligaciones están en un resto de cisteína del ligador preferentemente en más del 80%, con preferencia particular, en más del 90% (en cada caso, respecto a la cantidad total de enlaces del enlazador con el ligador), con preferencia particular, en una de las dos estructuras de la fórmula A7 o A8. En este caso, las estructuras de la fórmula A7 o A8 por lo general están juntas, preferentemente en una relación de 60:40 a 40:60 respecto de la cantidad de enlaces con el ligador. Los demás enlaces están presentes en la estructura


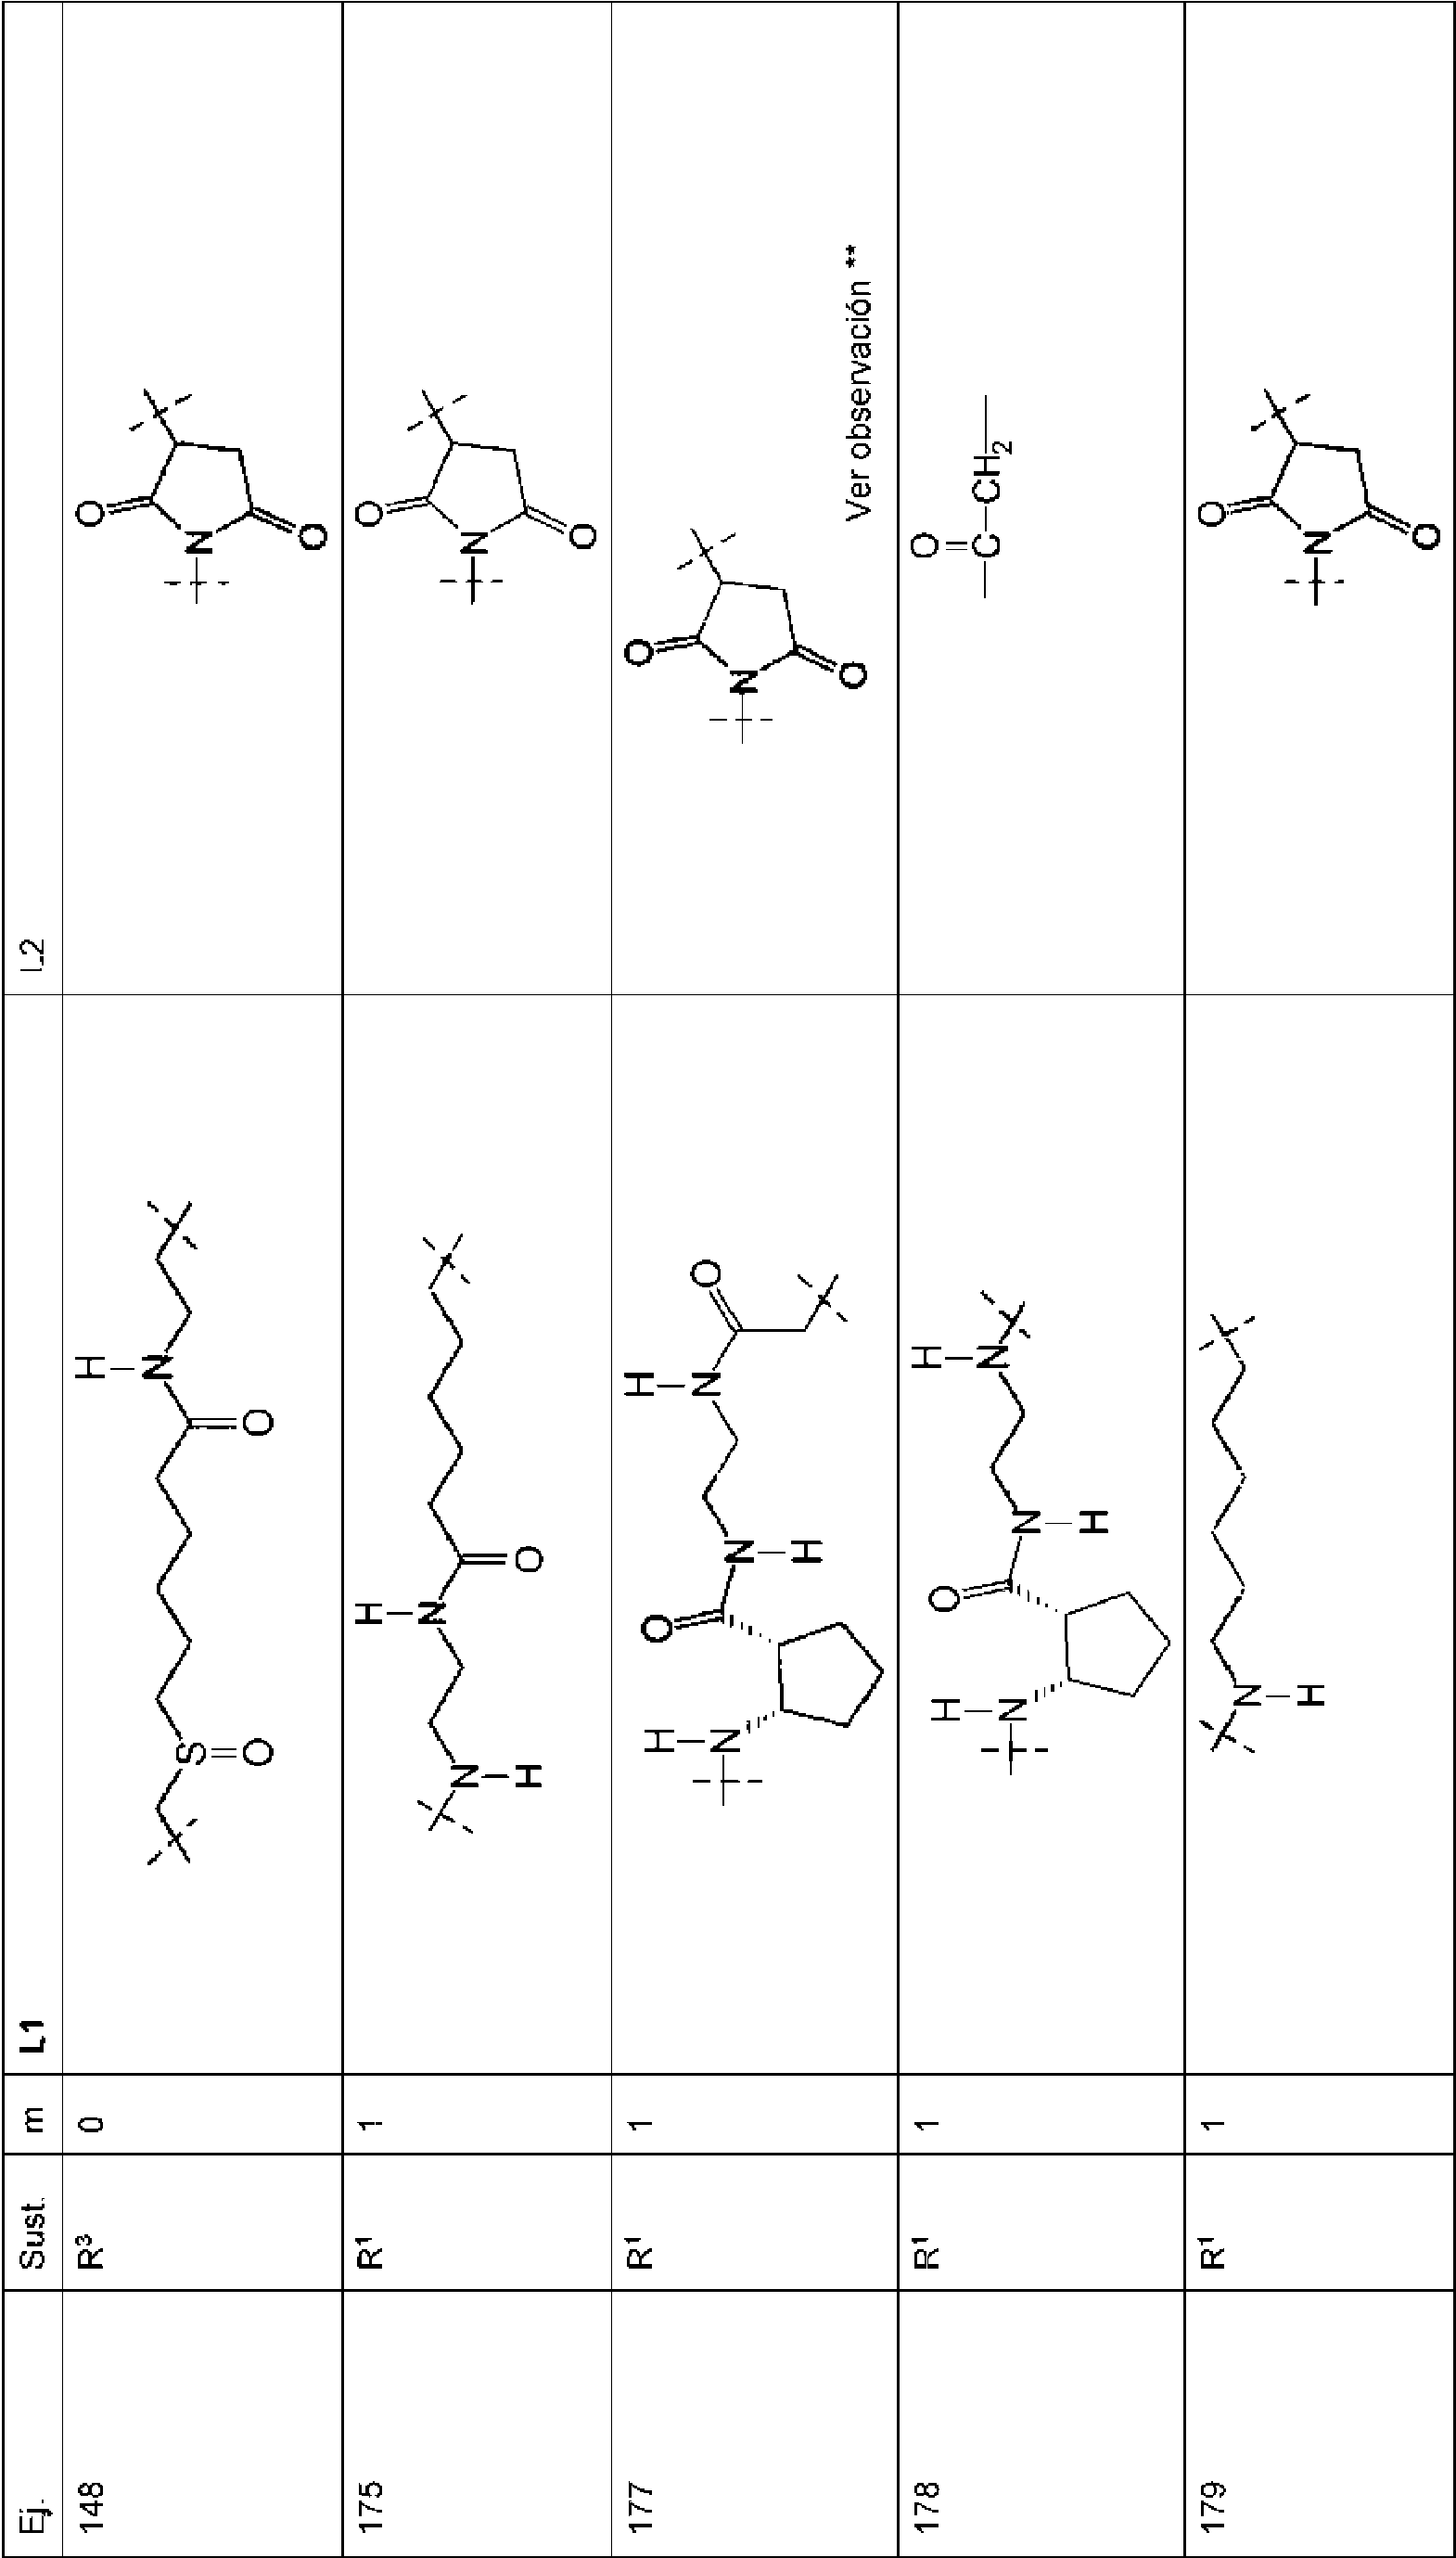


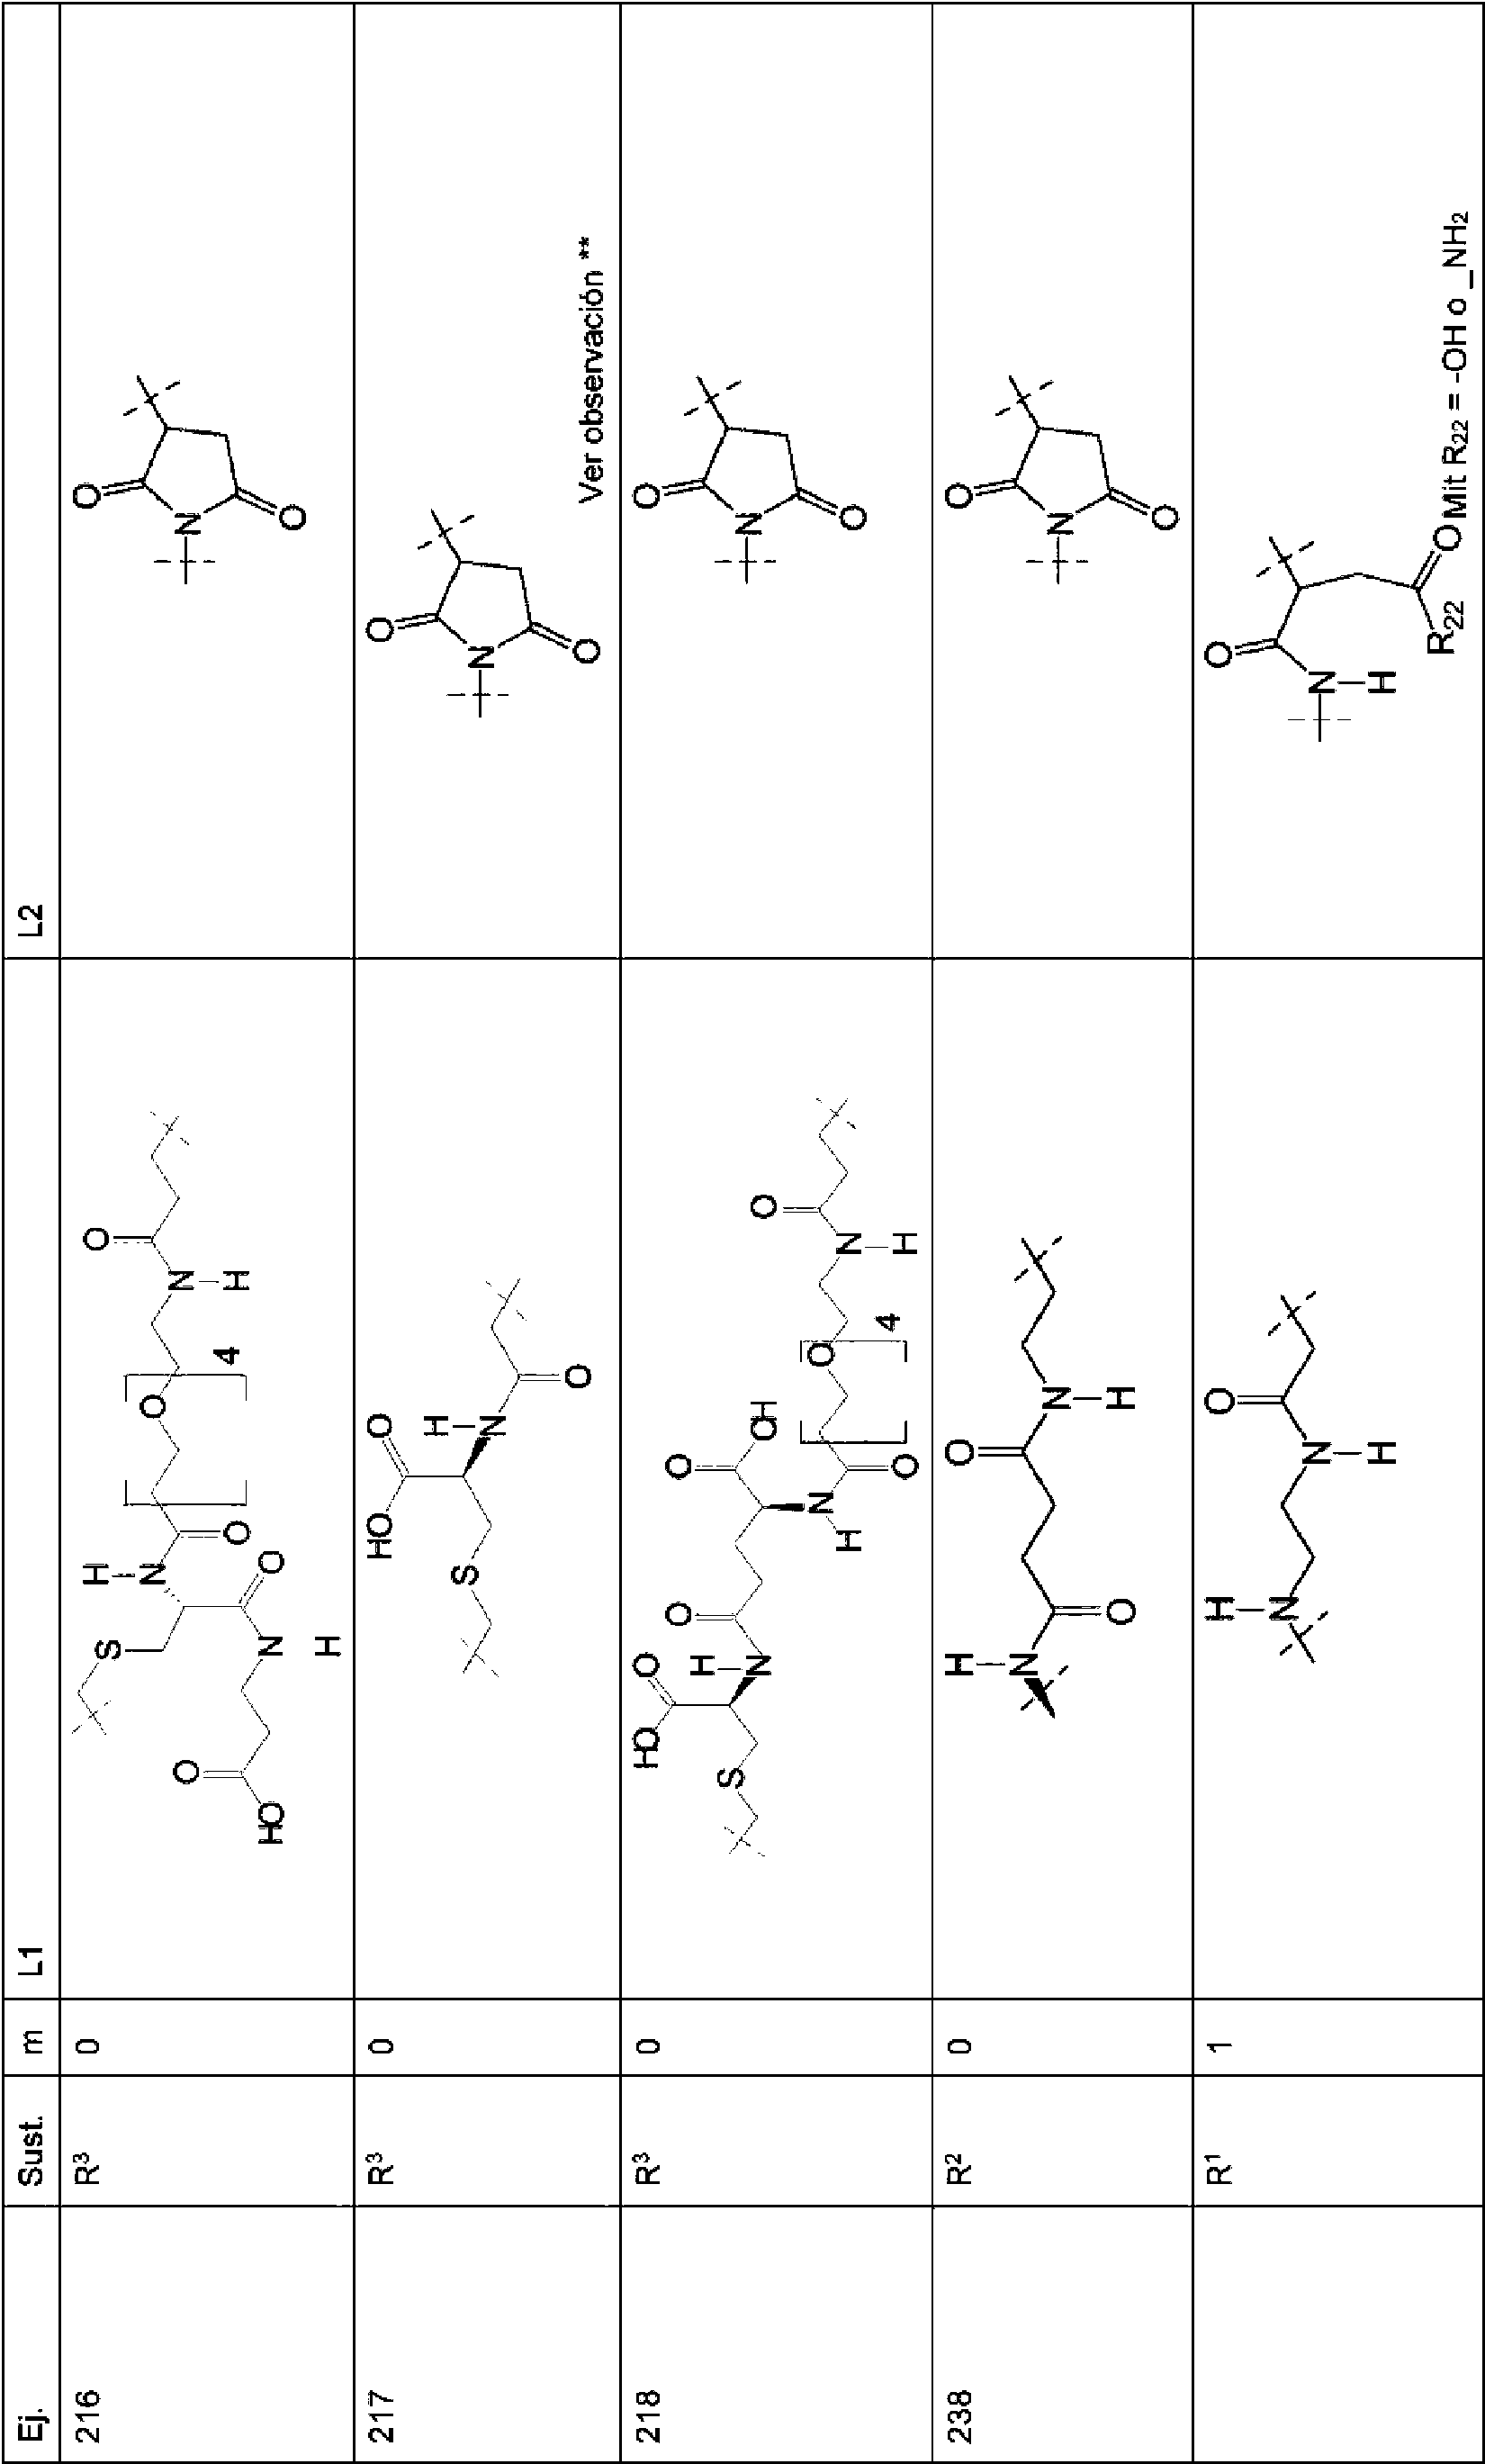


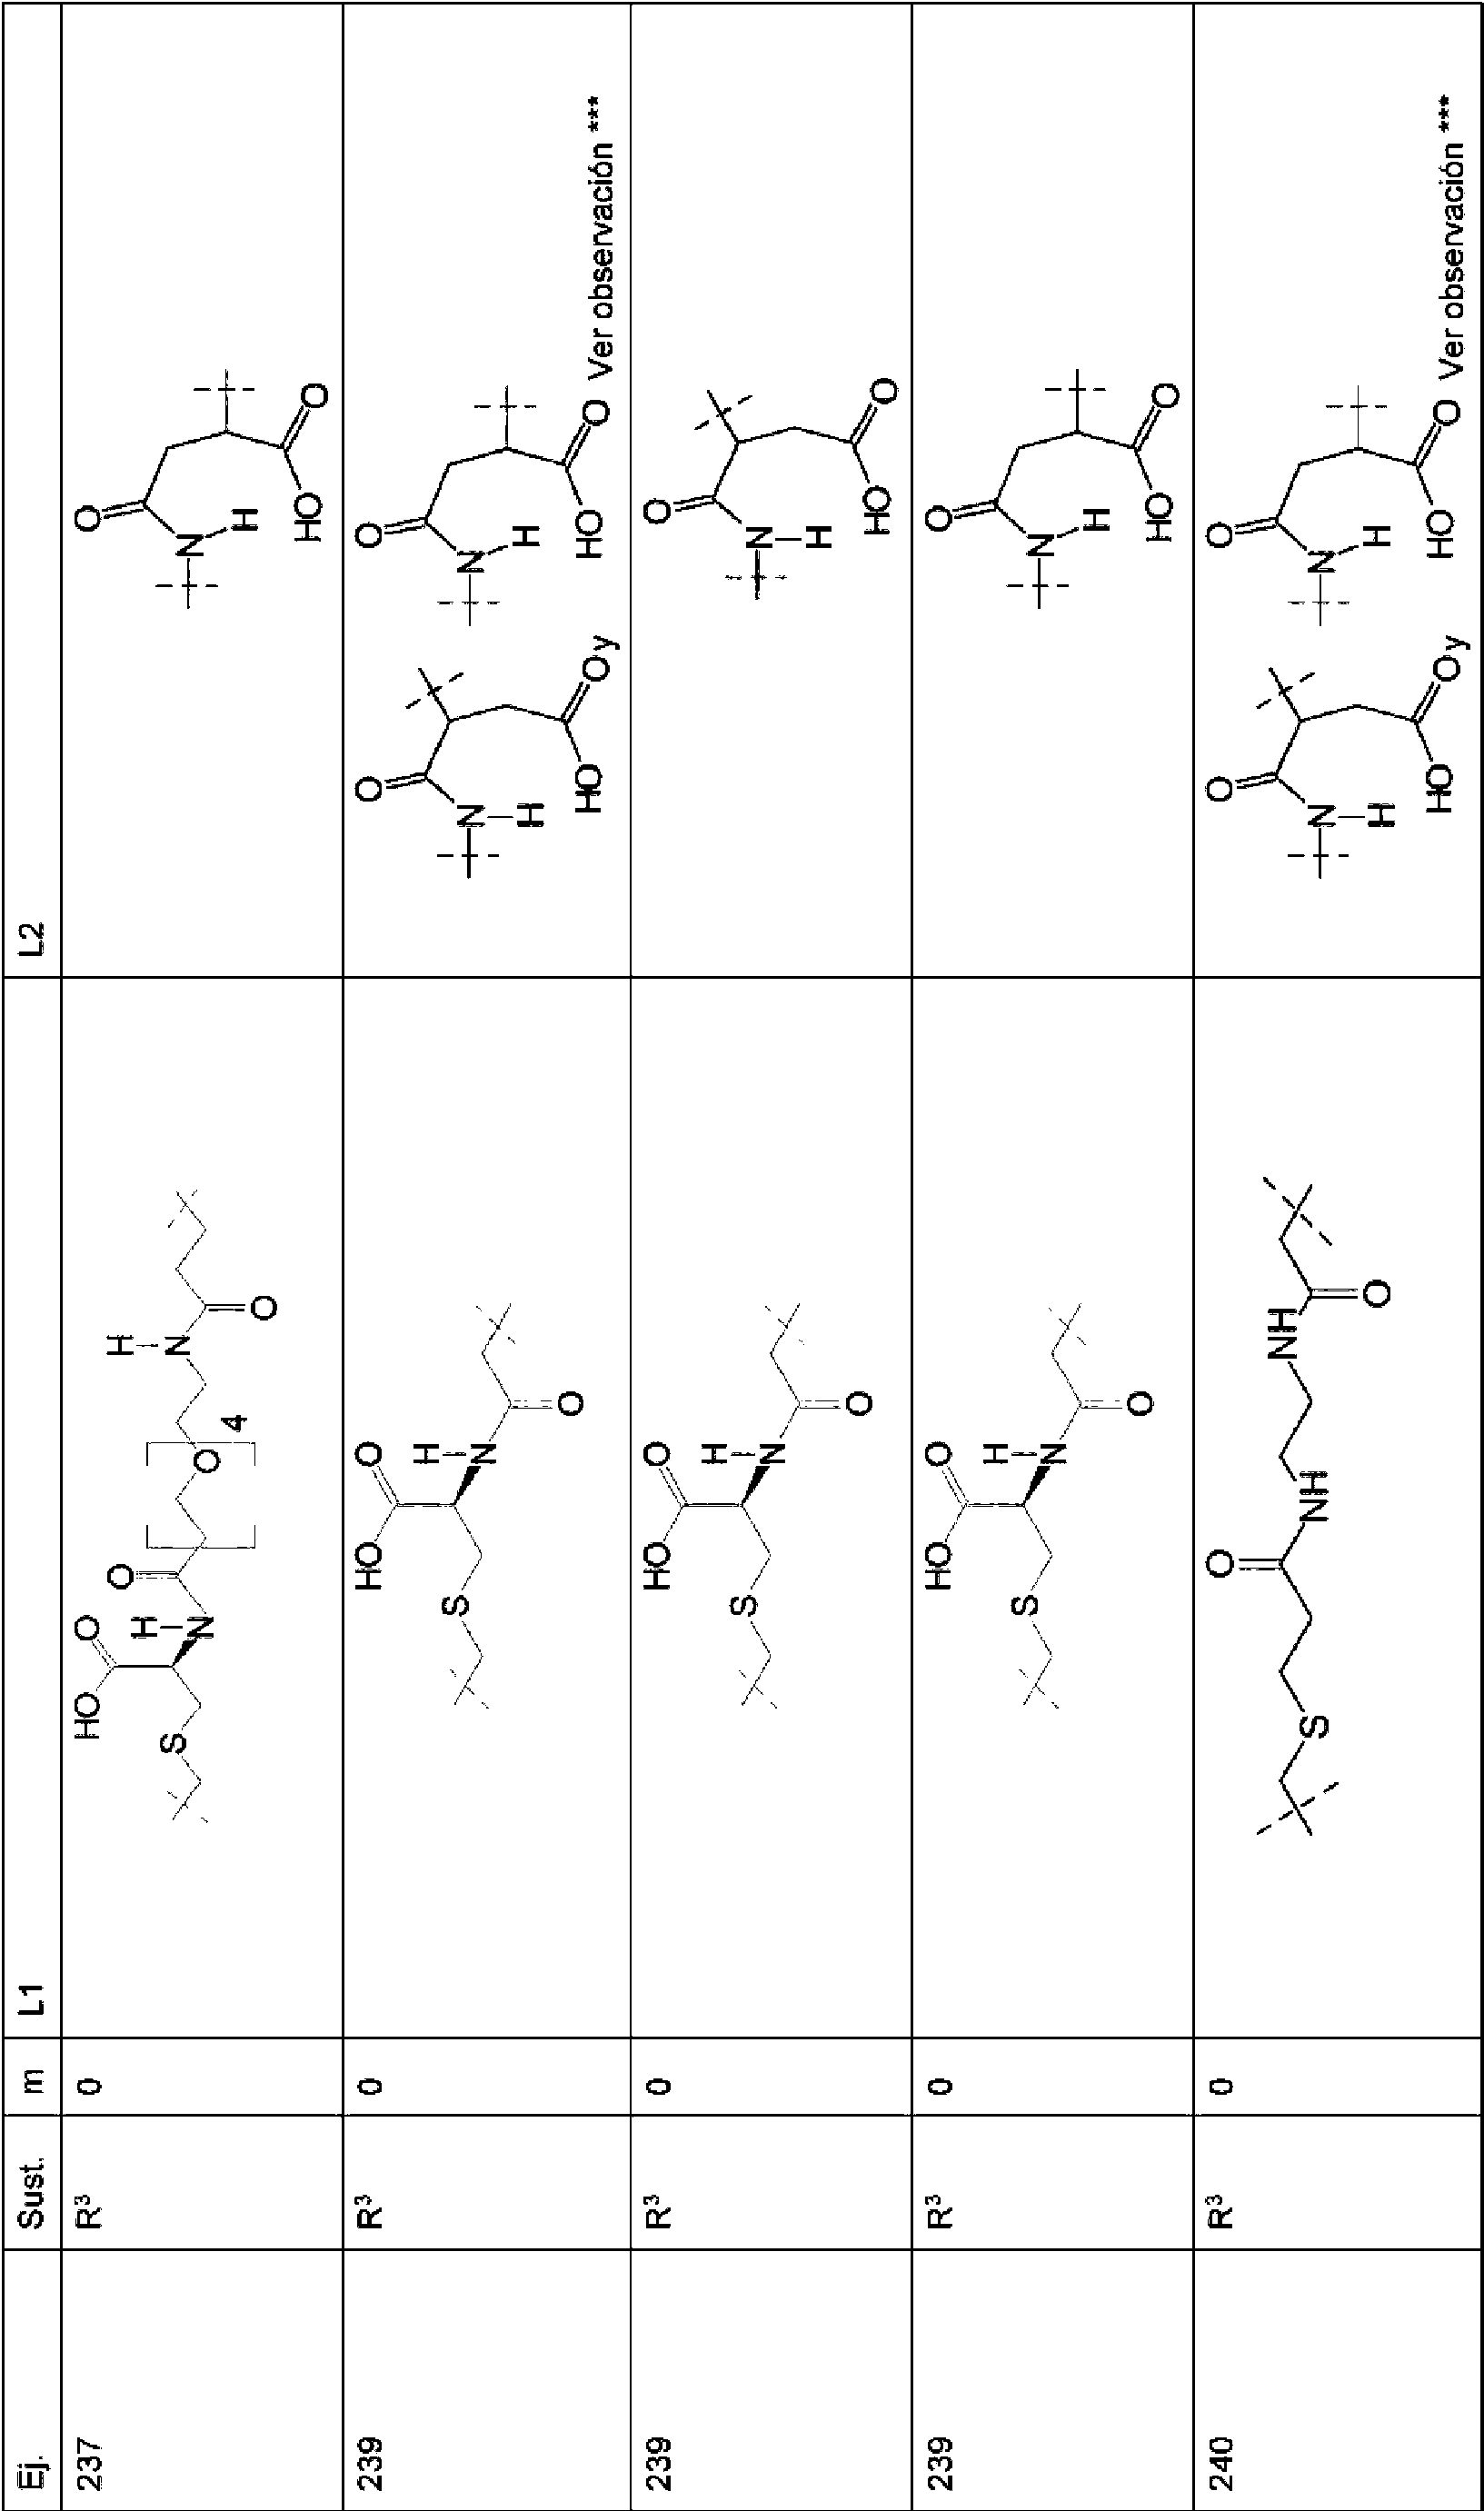


Los ejemplos de conjugados con los correspondientes enlazadores presentan las siguientes estructuras, en donde X1, X2, X3 y L1 presentan los significados antes indicados, L2 y L3 tiene el mismo significado que L1, AK1 representa un anticuerpo que está unido a través de un resto de cisteína y n es un número de 1 a 10. Con preferencia especial, AK1 es un anticuerpo monoclonal humano, humanizado o quimérico o uno de sus fragmentos que se une con antígeno, en especial un anticuerpo anti-TWEAKR o uno de sus fragmentos que se unen a antígeno o un anticuerpo anti-EGFR o uno de sus fragmentos que se unen a antígeno. Se prefiere en especial un anticuerpo anti-TWEAKR que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), en especial el anticuerpo anti-TWEAKR TPP-2090 o el anticuerpo anti-EGFR Cetuximab o Nimotuzumab.


Cuando el ligador está unido con una cadena lateral de lisina o un resto de lisina, presenta preferentemente la siguiente fórmula:
-§-(SG)x-L4-CO-§§,
en donde
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador,
x representa 0 o 1,
SG es un grupo separable, preferentemente un 2-8 oligopéptido, con preferencia un dipéptido,
y
L4 representa un enlace simple o un grupo -(CO)y-G4-, en donde y representa 0 o 1, y
G4 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -
— N ^N -C O
SO- o -SO2- (preferentemente ^ // ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico.
En la siguiente Tabla B se indican ejemplos de enlazadores en un resto de lisina. En la Tabla también se indica el sitio de acoplamiento preferido (R1-R5). En la primera columna, también se indican números de ejemplo, en los que se usan los correspondientes enlazadores.
Tabla B: Enlazadores de lisina

Los ejemplos de conjugados con los correspondientes enlazadores presentan las siguientes estructuras, en las que X1, X2, X3 y L4 presentan los significados indicados con anterioridad, AK2 representa un anticuerpo, que está unido a través de un resto de lisina y n es un número de 1 a 10. Con preferencia especial, AK2 es un anticuerpo monoclonal humano, humanizado o quimérico o uno de sus fragmentos que se une con antígeno, en especial un anticuerpo anti-TWEAKR o uno de sus fragmentos que se unen a antígeno o un anticuerpo anti-EGFR o uno de sus fragmentos que se unen a antígeno. Se prefiere en especial un anticuerpo anti-TWEAKR, que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), en especial el anticuerpo anti-TWEAKR TPP-2090 o los anticuerpos anti-EGFR Cetuximab o Nimotuzumab.

Además, se prefiere según la invención la estructura básica (i), (ii) o (iv), en donde SG1 o SG presentan un grupo separable por catepsina y L1 y L2 que presentan los significados antes mencionados. Se prefieren en especial los siguientes grupos:
-Val-Ala-CONH-(aquí separación del enlace de amida en la amida C terminal de alanina)
-NH-Val-Lys-CONH-(separación del enlace de amida en la amida C terminal de lisina)
-NH-Val-Cyt-CONH-(separación del enlace de amida en la amida C terminal de citrulina)
-NH-Phe-Lys-CONH (separación del enlace de amida en la amida C terminal de lisina)
-NH-Ala-Lys-CONH-(separación del enlace de amida en la amida C terminal de lisina)
-NH-Ala-Cyt-CONH-(separación del enlace de amida en la amida C terminal de citrulina)
SG1 o SG es preferentemente

o bien

en donde X es H, un grupo alquilo C1-10, que dado el caso puede estar sustituido con -NHCONH2, -COOH, -OH, NH2 , -NH-CNNH2 o ácido sulfónico.
En la siguiente Tabla C, se indican ejemplos de una parte de enlazador -SG1-L1- o -L1-SG-L1-, en donde SG1 o SG es un grupo separable por catepsina. En la Tabla C también se indica con qué grupo L2 se combinan preferentemente estos ejemplos de-SG1-L1- o bien -L1-SG-L1-, así como el sitio preferido de acoplamiento (R1-R5), así como el valor preferido de m, también si hay o no antes de L1 un grupo carbonilo (comp. §-(CO)m-L1-L2-§§). Estos enlazadores se acoplan preferentemente en un resto de cisteína. En la primera columna se indican también, a modo de ejemplo, para ADCs de Cetuximab los números de ejemplo en los que se usan los correspondientes enlazadores. Rigen de igual modo para los correspondientes ADCs con otros anticuerpos. El grupo L1 está destacado en una casilla. Estos grupos L1, sin embargo, pueden intercambiarse por uno de los grupos L1, que está indicado para la fórmula anterior §-(CO)m-L1-L2-§§. Cuando L2 es una amida de ácido succínico o bien se deriva de ella, esta amida puede estar presente total o parcialmente también en forma de la amida de ácido succínico hidrolizado de cadena abierta, como se describió arriba.


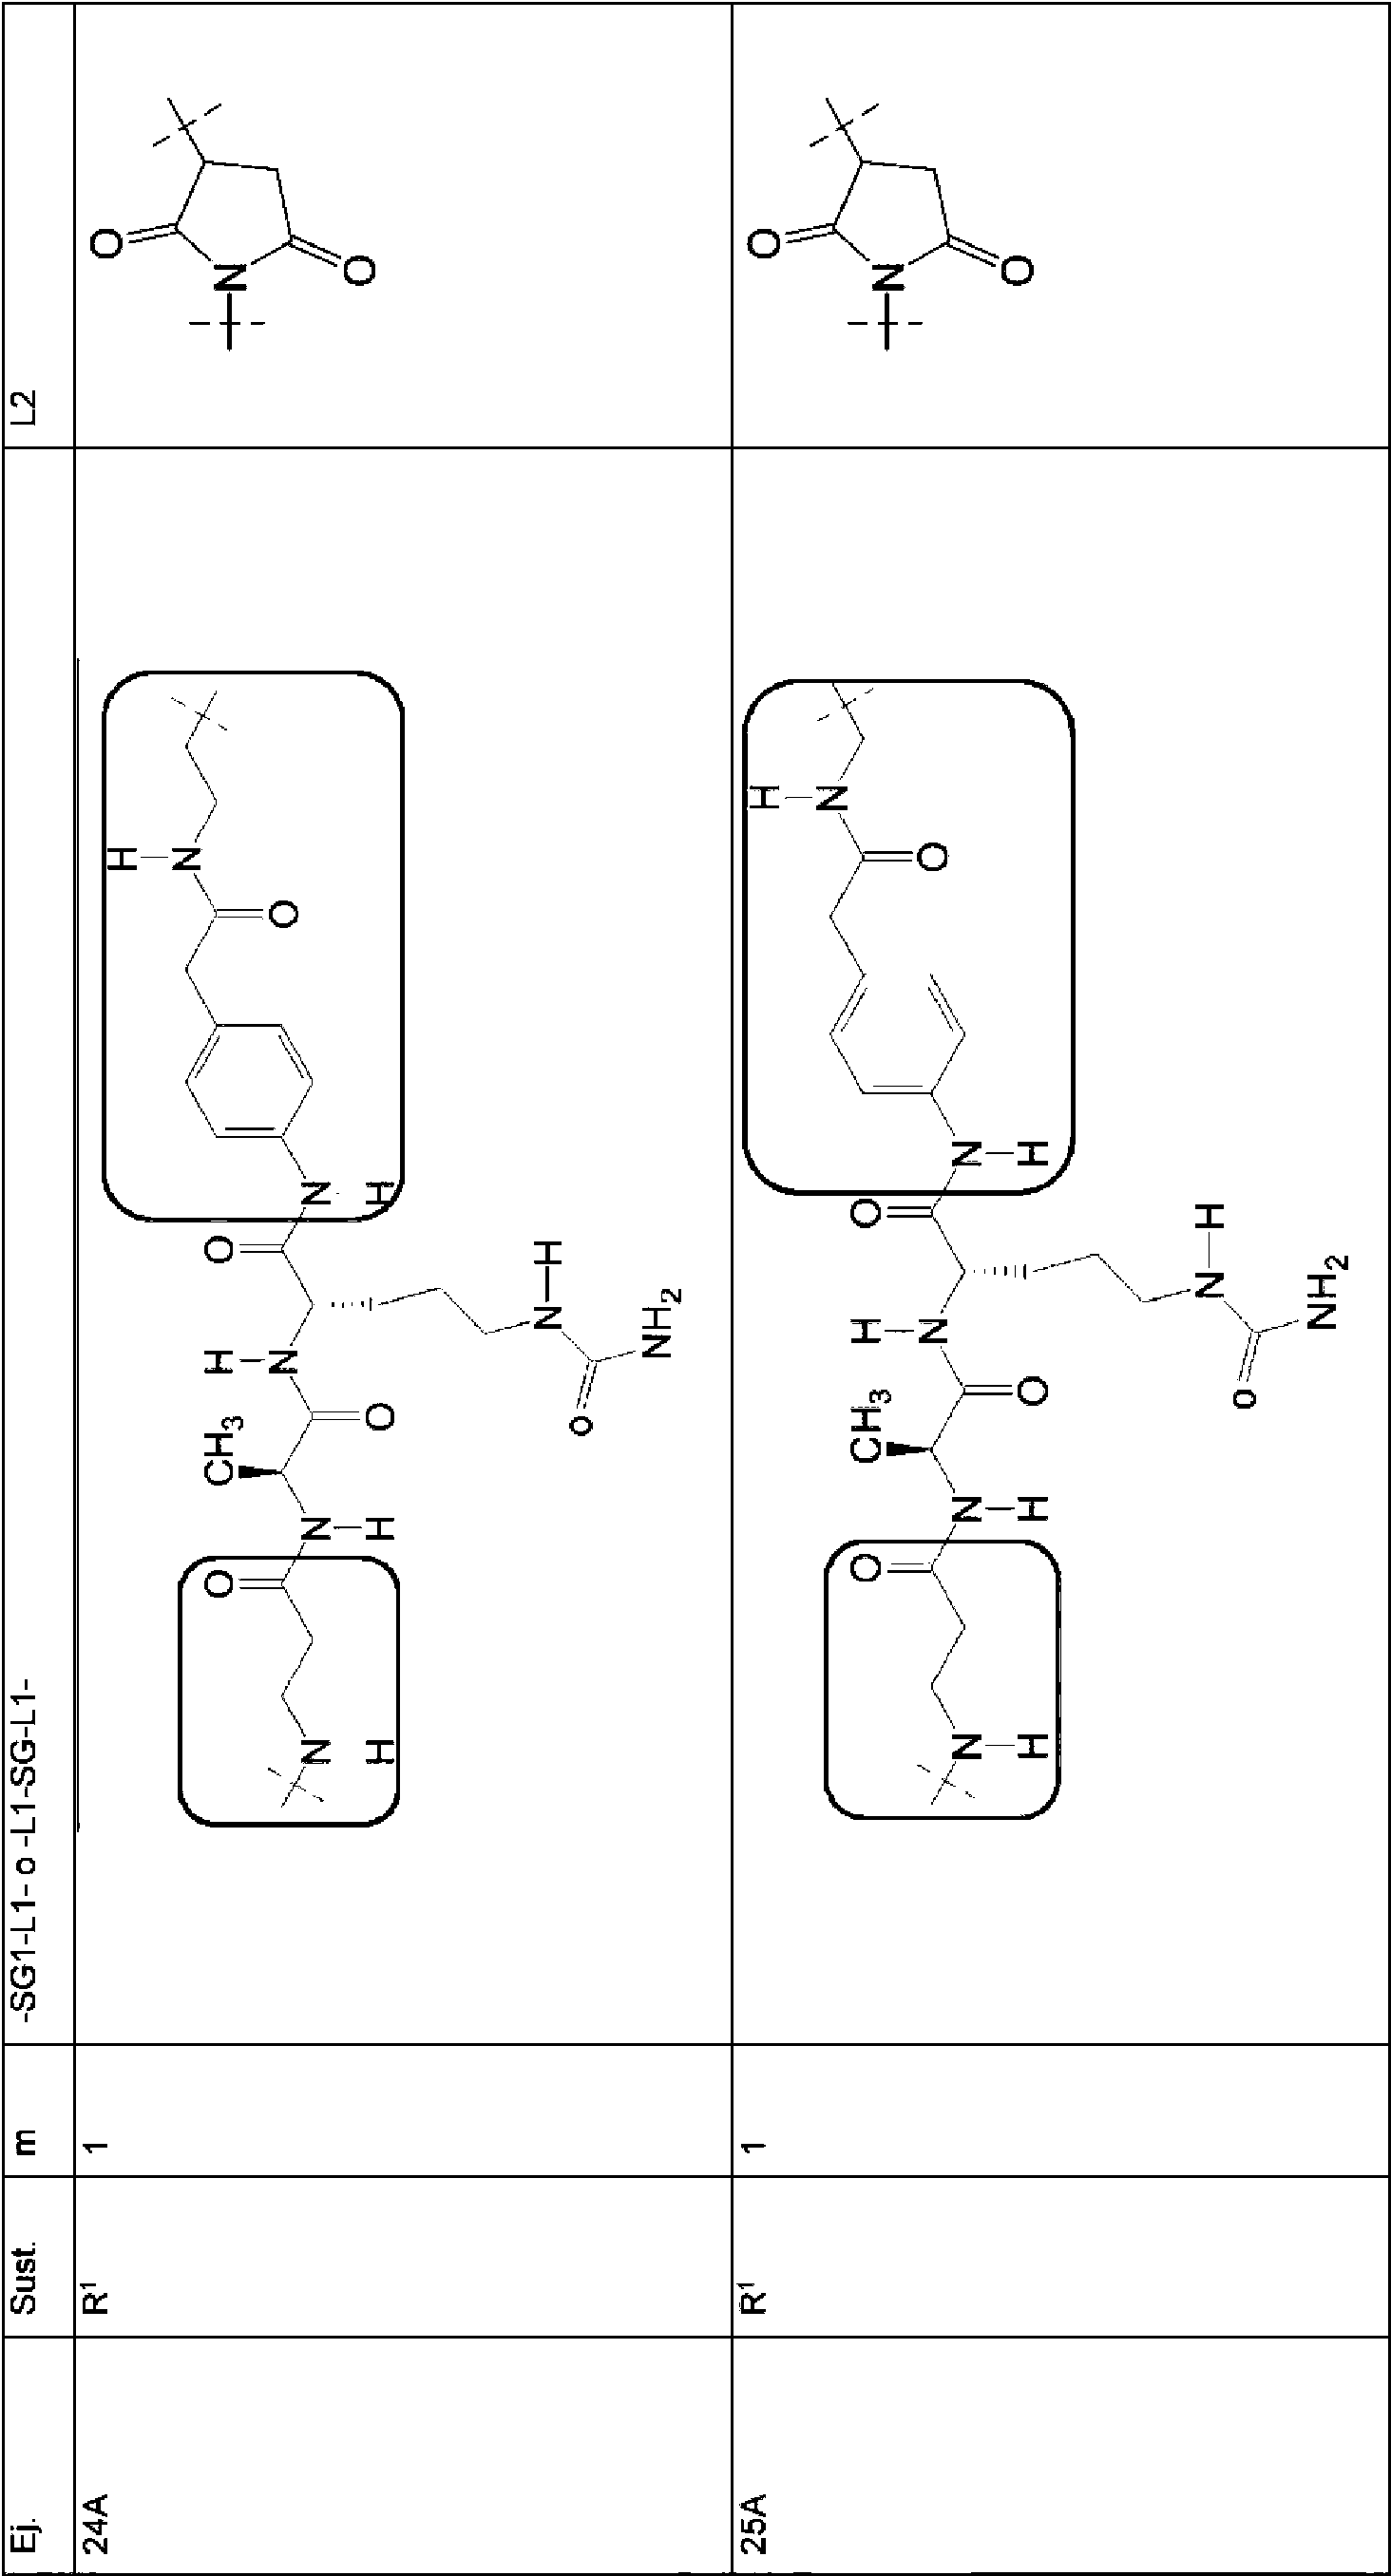


Los ejemplos de conjugados con la estructura básica (i) presentan la siguiente estructura, en donde X1, X2 y X3 presentan los siguientes significados, L4 tiene el mismo significado que L1, AK1 representa un anticuerpo, que está ligada a través de un resto de cisteína y n es un número de 1 a 10. Con preferencia especial, AK1 es un anticuerpo anti-TWEAKR, en especial uno que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEa Kr (SEQ ID NO:169), en especial el anticuerpo anti-TWEAKR TPP-2090.
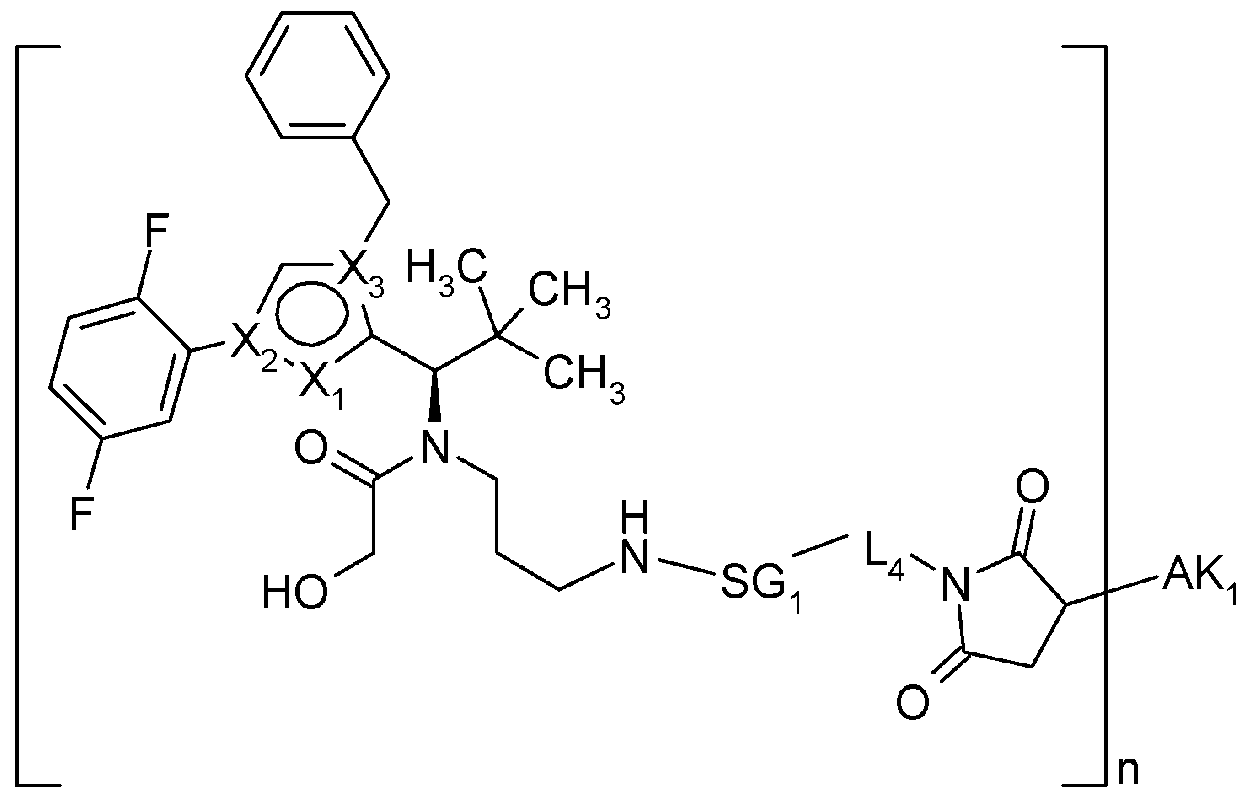
Intermedios de inhibidor de KSP - enlazador y preparación de los conjugados
Los conjugados según la invención se preparan proveyendo primero el inhibidor de KSP de bajo peso molecular con un enlazador. El intermedio obtenido de esta manera se hace reaccionar luego con el ligador (preferentemente anticuerpo).
Para el acoplamiento en un resto de cisteína, se hace reaccionar preferentemente uno de los siguientes compuestos con el ligador que contiene cisteína como, por ejemplo, un anticuerpo que para ello se redujo dado el caso de forma parcial:


en donde R representa -H o -COOH,
en donde K representa alquilo C1-C6 lineal o ramificado dado el caso sustituido con alcoxi C1-C6 u -OH y en donde X1, X2, X3, SG1, L1, L2, L3 y L4 tienen el mismo significado que el descrito con anterioridad.
El compuesto se puede usar, por ejemplo, en forma de una de sus sales de ácido trifluoroacético. Para la reacción con el ligador como, por ejemplo, el anticuerpo, se usa el compuesto preferentemente en un exceso de 2 a 12 veces en moles respecto del ligador.
Para el acoplamiento con un resto de lisina, se hace reaccionar preferentemente uno de los siguientes compuestos con el ligador con contenido de lisina como, por ejemplo, un anticuerpo:

en donde X1, X2, X3 tienen el mismo significado que en la fórmula (II) y L4 presenta el mismo significado que L1 y L1 tiene el mismo significado que el descrito más arriba.
Para un intermedio acoplado con un resto de cisteína, se pueden visualizar las reacciones de la siguiente manera:

Los otros intermedios y otros anticuerpos se pueden hacer reaccionar de modo correspondiente.
Para un intermedio que se acopla con un resto de lisina, la reacción se puede visualizar como sigue:

De acuerdo con la invención, se obtienen asi los siguientes conjugados:


En función del enlazador se pueden convertir ADCs ligados con succinimida después de la conjugación con las amidas de ácido succínico de cadena abierta, que presentan un perfil de estabilidad ventajoso.

Esta reacción (apertura del anillo) se puede llevar a cabo a pH 7,5 a 9, preferentemente a pH 8, a una temperatura de 25 °C a 37 °C, por ejemplo, por agitación. El tiempo de agitación preferido es de 8 a 30 horas.
En las fórmulas anteriores, X1, X2, X3 presentan el mismo significado que en la fórmula (II), SG1 y L1 tienen el mismo significado tal como se describió más arriba y L2, L3 y L4 presentan el mismo significado que L1; R y K tienen el mismo significado que el descrito con anterioridad. AK1 es un anticuerpo acoplado a través de un resto de cisteína y AK2 es un anticuerpo acoplado a través de un resto de lisina. Con preferencia especial, AK1 y AK2 son un anticuerpo anti-TWEAKR, en especial uno de los cuales se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), en especial el anticuerpo anti-TWEAKR TPP-2090.
Ligador
La expresión “ ligador” se utiliza en su sentido más amplio como una molécula que se liga a una molécula diana que se halla presente en una determinada población de células a ser direccionada mediante el conjugado ligador-principio activo. La expresión “ligador” debe entenderse en su sentido más amplio y abarca por ejemplo también lecitinas, proteínas que pueden ligar determinadas cadenas azúcar, o proteínas que se ligan a fosfolípidos. Tales ligadores abarcan por ejemplo proteínas de elevado peso molecular (proteínas de ligacion), polipéptidos o péptidos (péptidos de ligacion) no péptidos (por ejemplo, aptámeros (US 5.270.163) Artículo de revisión general de Keefe AD., et al., Nat. Rev. Drug Discov. 2010; 9:537-550), o vitaminas) y todas las otras moléculas o sustancias que ligan células. Las proteínas de enlace abarcan por ejemplo anticuerpos y fragmentos de anticuerpos o miméticos de anticuerpos como por ejemplo afficuerpos, adnectinas, anticalinas, DARpins, Avímeros, Nanocuerpos (Artículo de revisión general de Gebauer M. et al., Curr. Opinion in Chem. Biol. 2009; 13:245-255; Nuttall S. D. et al., Curr. Opinion in Pharmacology 2008; 8:608-617). Los péptidos de enlace son por ejemplo ligandos de un par de ligandos receptores, como por ejemplo VEGF del par de ligando receptor VEGf/KDR, tal como la transferina del par ligando-receptor transferrina/receptor transferrina o citoquina/receptor citoquina, como TNFalfa del par ligando-receptor TNFalfa/receptor TNFalfa.
De la bibliografía especializada se conocen varias posibilidades de acoplamiento covalente (conjugación) de moléculas orgánicas a anticuerpos. De acuerdo con la invención se prefiere la conjugación de los toxóforos a los anticuerpos por intermedio de uno o más átomos de azufre de los residuos cisteína del anticuerpo y/o por intermedio de uno o más grupos NH de residuos lisina del anticuerpo. Sin embargo, también es posible ligar el toxóforo al anticuerpo por medio de grupos carboxilo libres o por intermedio de grupos azúcar del anticuerpo.
La expresión “molécula diana” se entiende en el sentido más amplio como una molécula que se halla presente en la población de células objetivo, y puede ser una proteína (por ejemplo, un receptor de un factor de crecimiento) o una molécula no peptídica (por ejemplo, un azúcar o fosfolípido). Preferentemente se trata de un receptor o de un antígeno.
La expresión “molécula diana extracelular” describe una molécula diana ligada a la célula, que se halla en el lado exterior de una célula o la parte de una molécula diana que se halla en el lado exterior de una célula, es decir un ligador puede ligarse en una célula intacta en su molécula diana extracelular. Una célula objetivo extracelular puede estar anclada en la membrana celular o ser parte componente de la membrana de la célula. El experto en el arte conoce procedimientos para identificar moléculas objeto extracelulares. Para las proteínas puede esto tener lugar mediante una determinación del o de los dominios transmembrana y mediante la orientación de la proteína en la membrana. Estas indicaciones se hallan incluidas en términos generales en los bancos de datos de las proteínas (por ejemplo, SwisProt).
La expresión “molécula diana de cáncer” describe una molécula diana que se halla presente multiplicada en uno o varios tipos de células cancerosas en comparación con células no cancerosas del mismo tipo de tejido. Es preferible
que la molécula diana de cáncer se encuentre disponible de manera selectiva en uno o varios tipos de células de cáncer en comparación con células no cancerosas del mismo tipo de tejido, en donde la expresión “de manera selectiva” describe un enriquecimiento de por lo menos el doble de células cancerosas en comparación con células no cancerosas del mismo tipo de tejido (una “molécula diana de cáncer selectivo”). La utilización de moléculas objeto de cáncer permite la terapia selectiva de células cancerosas con los conjugados de acuerdo con la invención.
El ligador puede estar anudado a el enlace por intermedio del enlazador. La anudación del ligador puede tener lugar por intermedio de un heteroátomo del ligador. Los heteroátomos de acuerdo con la invención del ligador, que pueden utilizarse para la anudación, son el azufre (en una realización por intermedio de un grupo sulfhidrilo del ligador), oxígeno (de acuerdo con la invención mediante un grupo carboxilo o hidroxilo del ligador) y nitrógeno (en una realización por intermedio de un grupo primario o secundario o grupo amida del ligador). Estos heteroátomos pueden hallarse presentes en ligadores naturales o haber sido introducidos mediante métodos químicos o de biología molecular. De acuerdo con la invención, la anudación del ligador con el toxóforo tiene solamente una reducida influencia sobre la actividad de enlace con respecto a la molécula diana. En una realización preferida, la anudación no tiene ninguna influencia sobre la actividad de enlace del ligador con respecto a la molécula diana.
De acuerdo con la presente invención, la expresión “anticuerpo” se entiende en su sentido más amplio y abarca moléculas de inmunoglobulina, por ejemplo, anticuerpos monoclonales intactos o modificados, o anticuerpos multiespecíficos (por ejemplo anticuerpos biespecíficos). Una molécula de inmunoglobulina abarca preferentemente una molécula con cuatro cadenas polipeptídicas, cuatro cadenas pesadas (cadenas H), y dos cadenas livianas (cadenas L), que preferentemente están anudadas entre sí por puentes disulfuro. Cada cadena pesada abarca un dominio variable de la cadena pesada (abreviada como VH) y dominios constantes de la cadena pesada. El dominio constante de la cadena pesada puede abarcar por ejemplo tres dominios CH1, CH2 y CH3. Cada cadena ligera abarca un dominio variable (abreviado VL) y un dominio constante. El dominio constante de la cadena ligera abarca un dominio (abreviado CL). Los dominios VH y VL pueden además subdividirse en regiones con hipervariabilidad, también denominadas regiones determinadoras de complementariedad (abreviadas como CDR) y regiones con una variabilidad de secuencia reducida (región de armazón, abreviado como FR, framework region). Cada región VH y VL está típicamente compuesta de tres CDRs y hasta cuatro FRs. A título de ejemplo, desde el terminal amino hasta el terminal carboxi en la siguiente secuencia: FR1, CDR1, FR2, CDR2, FR3, CDR3, FR4. Un anticuerpo puede obtenerse a partir de cualquier especie adecuada para ello, por ejemplo conejo, llama, camello, ratón o rata. En una realización el anticuerpo es de origen humano o murino. Un anticuerpo puede ser por ejemplo humano, humanizado o quimérico.
La expresión “anticuerpos monoclonales” designa anticuerpos, que han sido obtenidos a partir de una población sustancialmente homogénea de anticuerpos, es decir los anticuerpos individuales de la población son idénticos entre sí con excepción de mutaciones que pueden presentarse naturalmente en números reducidos. Los anticuerpos monoclonales reconocen con una elevada especificidad un único lugar de enlace a antígeno. La expresión “anticuerpos monoclonales” no se refiere a un procedimiento de producción determinado.
La expresión “anticuerpo intacto” se refiere a anticuerpos, que abarcan tanto un dominio que se liga a antígeno, como también los dominios constantes de las cadenas livianas y pesadas. El dominio constante puede ser un dominio de presentación natural, o una de sus variantes, en la que se han modificado varias posiciones de los aminoácidos.
La expresión “anticuerpos modificados intactos” se refiere a anticuerpos intactos, que han sido fusionados con otro polipéptido o proteína, no procedentes de un anticuerpo, a través de su término amino o terminal carboxi, mediante un enlace covalente (por ejemplo una anudación peptídica). Por otra parte, es posible modificar anticuerpos a tal efecto introduciendo en lugares definidos cisteínas reactivas, a efectos de facilitar el acoplamiento a un toxóforo (véase Junutula et al. Nat Biotechnol. 2008 Aug; 26(8):925-32).
La expresión “anticuerpos humanos” designa anticuerpos que pueden obtenerse a partir de un ser humano o que son anticuerpos humanos sintéticos. Un anticuerpo humano “sintético” es un anticuerpo que puede obtenerse en partes o como totalidad de secuencias sintéticas in silico, que se basan en el análisis de secuencias de anticuerpos humanos. Un anticuerpo humano puede estar codificado por ejemplo por un ácido nucleico, que ha sido aislado de una biblioteca de secuencias de anticuerpos que son de origen humano. Puede hallarse un ejemplo de tales anticuerpos en Soderlind et al., Nature Biotech. 2000, 18:853-856.
Las expresiones “anticuerpo humanizado” o “anticuerpo quimérico” describen anticuerpos que consisten en una porción de secuencia no humana y una porción de secuencia humana. En el caso de estos anticuerpos una parte de secuencia de la inmunoglobulina humana (receptor) ha sido reemplazada por partes de secuencia de una inmunoglobulina no humana (donante). El donante es en muchos casos una inmunoglobulina murina. En el caso de los anticuerpos humanizados algunos aminoácidos del CRD del receptor son reemplazados por aminoácidos del donante. Frecuentemente se reemplazan también aminoácidos del armazón por correspondientes aminoácidos del donante. En muchos casos el anticuerpo humanizado contiene aminoácidos que no estaban contenidos ni en el receptor no en el donante y que fueron insertados durante la optimización del anticuerpo. En el caso de los anticuerpos quiméricos los dominios variables de la inmunoglobulina del donante son fusionados con las regiones de control del anticuerpo humano.
La expresión “complementarity determining region, región determinadora de complementariedad” (CDR) tal como se
la emplea en la presente, se refiere a aquellos aminoácidos de un dominio variable de anticuerpo que son necesarios para el enlace al antígeno. Cada región variable tiene típicamente tres regiones CDR, designadas CDR1, CDR2 y CDR3. Cada región CDR puede abarcar aminoácidos de acuerdo con la definición de Kabat y/o aminoácidos de un bucle hipervariable de acuerdo con Chotia. La definición de acuerdo con Kabat abarca por ejemplo la región de aproximadamente las posiciones de los aminoácidos 24 - 34 (CDR1), 50 - 56 (CDR2) y 89 - 97 (CDR3) de la cadena ligera variable y 31 - 35 (CDR1), 50 - 65 (CDR2) y 95 - 102 (Cd R3) de la cadena pesada variable (Kabat et al., Sequences of Proteins of Immunological Interest, 5th Ed. Public Health Service, National Institutes of Health, Bethesda, MD. (1991)). La definición según Chotia abarca por ejemplo la región de aproximadamente las posiciones de los aminoácidos 26 - 32 (CDR1), 50 - 52 (CDR2) y 91 -96 (CDR3) de la cadena ligera variable y 26 - 32 (CDR1), 53 - 55 (CDR2) y 96 - 101 (Cd R3) de la cadena pesada variable. Chothia and Lesk; J Mol Biol 196: 901-917 (1987)). En muchos casos puede un CDR abarcar aminoácidos de una región de CDR definida según Kabat y Chotia.
En función de las secuencia de aminoácidos de los dominios constantes de la cadena pesada es posible dividir los anticuerpos en diversas clases. Hay cinco clases principales de anticuerpos intactos: IgA, IgD, IgE, IgG e IgM, siendo posible subdividir varios de ellos en más subcategorías (isotipos), por ejemplo IgG1, IgG2, IgG3, IgG4, IgA1 e IgA2. Los dominios constantes de las cadenas pesadas que corresponden a las diversas categorías, se designan como [alfa/a], [delta/8], [ypsilón/g], [gamma/y] y [my/|i ]. Se conoce tanto la estructura tridimensional como también la estructura subunitaria de los anticuerpos.
Las expresiones “fragmento funcional” o “fragmento de anticuerpo que se liga a antígeno” de un anticuerpo/inmunoglobulina se define como un fragmento de un anticuerpo/inmunoglobulina (por ejemplo los dominios variables de un IgG), que también abarca los dominio de enlace a antígeno del anticuerpo/inmunoglobulina. Los “dominios de enlace a antígeno” de un anticuerpo abarcan típicamente una o varias regiones hipervariables de un anticuerpo, por ejemplo las regiones CDR1, CDR2 y/o CDR3. Sin embargo, también el “armazón” o la región de “andamio” de un anticuerpo puede desempeñar un rol para el enlace del anticuerpo al antígeno. La región de armazón forma el andamio para los CDRs. Es preferible que el dominio de enlace a antígeno abarque por lo menos los aminoácidos 4 a 103 de la cadena ligera variable y los aminoácidos 5 a 109 de la cadena pesa variable, más preferentemente los aminoácidos 3 a 107 de la cadena ligera variable y 4 a 111 de la cadena pesada variable; se prefieren más especialmente las cadenas livianas y pesadas completas variables, es decir, los aminoácidos 1 - 109 de VL y 1 a 113 de VH (Numeración de acuerdo con WO97/08320).
Las expresiones “fragmentos funcionales” o “fragmentos de anticuerpo que se ligan a antígeno” de la invención abarcan no solamente Fab, Fab', F(ab')2 y fragmentos de Fv, diacuerpos, anticuerpos de dominio simple (Single Domain Antibodies (DAbs)), anticuerpos lineales, anticuerpos monocadena ((Fv de cadena única, abreviado scFv); y anticuerpos multiespecíficos, como por ejemplo bi y triespecíficos, formados a partir de fragmentos de anticuerpos (C. A. K Borrebaeck, editor (1995) Antibody Engineering (Breakthroughs in Molecular Biology), oxford University Press; R. Kontermann & S. Duebel, editors (2001) Antibody Engineering (Springer Laboratory Manual), Springer Verlag). Otros anticuerpos “multiespecíficos” o “multifuncionales” son aquellos con lugares de enlace idénticos. Los anticuerpos multiespecíficos pueden ser específicos para diversos epítopes de un antígeno o ser específicos para epítopes de más de un antígeno (ver, por ejemplo los documentos Wo 93/17715; WO 92/08802; WO 91/00360; WO 92/05793; Tutt, et al., 1991, J. Immunol. 147:60 69; U. S. Pat. Nos. 4.474.893; 4.7 14.681; 4.925.648; 5.573.920; 5.601.819; o Kostelny et al., 1992, J. Immunol. 148: 1547 1553). Una molécula de F(ab')2 o de Fab puede estar construida de manera tal que la cantidad de interacciones intermoleculares de disulfuro, que tienen lugar entre el CH1 y los dominios CL, se reduce o puede impedirse por completo.
El término “epítope” designa determinantes proteínicos, que pueden experimentar un enlace específico con una inmunoglobulina o con receptores células T. Los determinantes epitópicos consisten normalmente en grupos superficiales químicamente activos de moléculas tales como aminoácidos o cadenas laterales de azúcar, o de sus combinaciones, y presentan normalmente propiedades estructurales tridimensionales específicas como también propiedades de carga específicas.
Los “fragmentos funcionales” o “fragmentos de anticuerpo que se unen a antígeno”, pueden fusionarse con otro polipéptido o proteína, que no provienen de un anticuerpo, por intermedio de su terminal amino o terminal carboxi, mediante un enlace covalente (por ejemplo una anudación peptídica). Además, los anticuerpos y los fragmentos que se ligan a antígeno pueden ser modificados a tal efecto, de manera tal que en lugares definidos se introduzcan cisteínas reactivas, para facilitar el acoplamiento a un toxóforo (véase Junutula et al. Nat Biotechnol. 2008 Aug; 26(8):925-32).
Los anticuerpos policlonales pueden ser producidos mediante métodos conocidos del especialista con la experiencia promedia (Kohler und Milstein, Nature, 256, 495-497, 1975). Los anticuerpos monoclonales humanos o bien humanizados pueden ser preparados mediante métodos conocidos por el experto en el arte con experiencia promedia Olsson et al., Meth Enzymol. 92, 3-16 o bien Cabilly et al US 4.816.567 o Boss et al US 4.816.397).
El experto promedio en la técnica conoce múltiples métodos para preparar anticuerpos humanos y sus fragmentos, como por ejemplo mediante ratones transgénicos (N Lonberg y D Huszar, Int Rev Immunol. 1995; 13(1):65-93) o tecnologías de display de fagos (Clackson et al., Nature. 1991 Aug 15;352(6336):624-8). Los anticuerpos de la invención también pueden obtenerse a partir de bibliotecas de anticuerpos recombinantes, que por ejemplo consisten
en las secuencias de aminoácidos de una pluralidad de anticuerpos que han sido preparados de una gran cantidad de voluntarios saludables. Los anticuerpos también pueden prepararse mediante tecnologías de ADN recombinante conocidas. La secuencia de ácidos nucleicos de un anticuerpo también puede obtenerse mediante secuenciación rutinaria, o puede obtenerse en bancos de datos accesibles.
Un” anticuerpo aislado” o ligador ha sido depurado de otros componentes de la célula. Los componentes contaminantes de una célula, que pueden interferir con una utilización de diagnóstico o terapéutica, son por ejemplo, enzimas, hormonas, u otros componentes, peptídicos o no peptídicos, de una célula. Se prefiere un anticuerpo o ligador, que ha sido depurado en más de un 95%, referido al anticuerpo o bien ligador (determinado por ejemplo mediante un procedimiento de Lowry, espectroscopia de UV-Vis o mediante electroforesis en gel capilar por SDS (SDS-Kapillargelelektrophorese). O también un anticuerpo, que ha sido depurado de manera tal que es posible determinar por lo menos 15 aminoácidos del terminal amino o de una secuencia de aminoácidos interna, o que hasta sido depurado hasta la homogeneidad, determinándose la homogeneidad por SDS-PAGE bajo condiciones reductoras o no reductoras (la detección puede determinarse mediante teñido con Coomassie Blue o preferentemente mediante tinción de plata). Sin embargo, normalmente se prepara un anticuerpo mediante una o varias etapas de purificación.
Las expresiones “enlace específico” o “se liga específicamente” se refieren a un anticuerpo o ligador, que se liga a un antígeno/molécula diana predeterminado. El enlace específico de un anticuerpo o ligador típicamente describe un anticuerpo o bien ligador con una afinidad de por lo menos 10-7 M (como valor Kd; por lo tanto, preferentemente aquellos con un valor Kd más pequeño tal como 10-7 M), teniendo el anticuerpo o bien ligador una afinidad que es de por lo menos el doble que con respecto a un antígeno/molécula diana predeterminado (por ejemplo albúmina de suero bovino, o caseína), que no sea el antígeno/molécula diana predeterminado ni un antígeno/molécula diana estrechamente relacionado. Los anticuerpos presentan preferentemente una afinidad de por lo menos 10-7 M (como valor Kd; es decir, preferentemente aquellos con un valor de Kd más pequeño como 10-7 M), preferentemente de por lo menos 10-8 M, de manera especialmente preferido en el intervalo de 10-9 M a 10-11 M. Los valores de Kd pueden determinarse por ejemplo mediante espectroscopia de resonancia de plasma de superficie.
Los conjugados anticuerpo-principio activo de acuerdo con la invención presentan también afinidades en dichos intervalos. Debido a la conjugación de los principios activos no se influye esencialmente sobre la afinidad (por lo general, la afinidad se reduce en un orden de magnitud inferior, es decir, a un máximo de por ejemplo 10-8 M a 10-7 M).
Los anticuerpos utilizados de acuerdo con la invención se destacan además preferentemente por una elevada selectividad. Se presenta una elevada selectividad cuando los anticuerpos de acuerdo con la invención presentan una selectividad mejorada en por lo menos el factor 2, preferentemente el factor 5, y de manera especialmente preferida el factor 10, con respecto a la proteína objetivo en comparación con otro antígeno independiente, por ejemplo albúmina de suero humano (La afinidad puede determinarse por ejemplo mediante espectroscopia de resonancia de plasmón de superficie).
Además, es preferible que los anticuerpos utilizados de acuerdo con la invención presenten una reactividad cruzada. Para facilitar los estudios preclínicos, por ejemplo estudios toxicológicos o de efectividad (por ejemplo en ratones con xenoinjertos), y para poder interpretarlos mejor, es ventajoso que el anticuerpo utilizado de acuerdo con la invención no solamente se ligue a la proteína humana apuntada, sino que en la especie utilizada para el estudio se ligue también a la proteína objetivo de la especie. En una realización, el anticuerpo utilizado de acuerdo con la invención, además de con respecto a la proteína objetivo humana, presenta una reactividad cruzada con respecto a la proteína objetivo de por lo menos otra especie. Para los estudios toxicológicos y de efectividad se utilizan preferentemente especies de las familias de los roedores, perros y primates no humanos. Las especies de roedores preferidas son ratones y ratas. Los primates no humanos preferidos son monos rhesus, chimpancés y macacos de cola larga.
En una realización, el anticuerpo utilizado de acuerdo con la invención, además de con respecto a la proteína objetivo humana presenta una reactividad cruzada con respecto a la proteína objetivo de por lo menos otra especie seleccionada entre el grupo de especies consistente en ratón, rata y macaco de cola larga (Macaca fascicularis). Se prefieren especialmente anticuerpos utilizados de acuerdo con la invención, que adicionalmente con respecto a la proteína objetivo humana presenten por lo menos una reactividad cruzada con respecto a la proteína objetivo de ratón. Se prefieren los anticuerpos con una reactividad cruzada, cuya afinidad con respecto a la proteína objetivo de la otra especie no humana se diferencie en un factor no superior a 50, en especial no superior a 10, con respecto a la afinidad con respecto a la proteína objetivo humana.
Anticuerpos dirigidos contra una molécula diana de cáncer
Es preferible que la molécula diana contra la que está dirigido el ligador, por ejemplo un anticuerpo o un fragmento de éste que se ligue a antígeno, sea una molécula diana de cáncer. La expresión “molécula diana de cáncer” describe una molécula diana, que se halla presente sobre una o más varias tipos de células de cáncer multiplicada en comparación con células no cancerosas del mismo tipo de tejido. Es preferible que la molécula diana de cáncer se halle presente en una o más tipos de células cancerosas de manera selectiva en comparación con células no cancerosas del mismo tipo de tejido, en donde la expresión “de manera selectiva” describe un enriquecimiento en células cancerosas por lo menos el doble en comparación con células no cancerosas del mismo tipo de tejidos (una
“molécula diana de cáncer selectiva”). La utilización de moléculas objeto de cáncer permite la terapia selectiva de células cancerosas con los conjugados de acuerdo con la invención.
Los anticuerpos que están dirigidos específicamente contra un antígeno, como por ejemplo una célula cancerosaantígeno, pueden ser preparados por el experto promedio en la técnica mediante procedimientos conocidos por éste (como ejemplo expresión recombinante) u obtenerse en el comercio (como por ejemplo, los comercializados por Merck KGaA, Alemania). Los ejemplos de anticuerpos conocidos en el comercio para la terapia de cáncer abarcan Erbitux® (Cetuximab, Merck KGaA), Avastin® (Bevacizumab, Roche) y Herceptin® (Trastuzumab, Genentech). El Trastuzumab es un anticuerpo monoclonal humanizado recombinante de tipo IgG1kappa, que con una elevada afinidad en un ensayo basado en células (Kd = 5 nM) liga los dominios extracelulares del factor de crecimiento epidérmico humano. El anticuerpo se produce de manera recombinante en células de CHO.
En una realización preferida, la molécula diana es una molécula diana de cáncer selectiva.
En una realización especialmente preferida, la molécula diana es una proteína.
En una realización la molécula diana es una molécula diana extracelular. En una realización preferida, la molécula diana extracelular es una proteína.
Las moléculas objeto de cáncer son conocidas del experto en el arte.
Los ejemplos de molécula diana de cáncer comprenden:
(1) EGF-Receptor (NCBI-secuencia de referencia NP_005219.2), SEQ ID NO: 213(1210 aminoácidos):
>gi|29725609|ref|NP_005219.2| Precursor de EGFR-Receptor [Homo sapiens]
MRPSGTAGAALLALLAALCPASRALEEKKVCOGTSNKLTOLGTFEDHFLSLORMFNNCEWLG
NLEITYVORNYDLSFLKTIOEVAGYVLIALNTVERIPLENLQIIRGNMYYENSYALAVLSNYDAN
KTGLKELPMRNLOEILHGAVRFSNNPALCNVESIOWRDIVSSDFLSNMSMDFONHLGSCOKCD
PSCPNGSCWGAGEENCOKLTKIICAOOCSGRCRGKSPSDCCHNOCAAGCTGPRESDCLVCRKF
RDEATCKDTCPPLMLYNPTTYOMDVNPEGKYSFGATCVKKCPRNYWTDHGSCVRACGADSY
EMEEDGVRK.CK.K.CEGPCRK.VCNG1GIGEFKDSLS1NATNIKHFKNCTSISGDLH1LPVAFRGDSFT
HTPPLDPOELDILKTVKEITGFLLIOAWPENRTDLHAFENLEIIRGRTKOHGOFSLAWSLNITSL
GLRSLKEISDGDVIISGNKNLCYANTINWKKLFGTSGOKTKIISNRGENSCKATGOVCHALCSPE
GCWGPEPRDCVSCRNVSRGRECVDKCNLLEGEPREFVENSECIOCHPECLPOAMNITCTGRGPD
NC10CAHY1DGPHCVK.TCPAGVMGENNTLVWKYADAGHVCHLCHPNCTYGCTGPGLEGCPTN
GPKJPS1ATGMVGALLLLLVVALGIGLFMRRRHIVRKRTLRRLLOERELVEPLTPSGEAPNOALL
RILKETEFKKIKVLGSGAFGTVYKGLWIPEGEKVKJPVA1KELREATSPKANKE1LDEAYVMASV
DNPHVCRLLGICLTSTVQLITQLMPFGCLLDYVREHKDNIGSQYLLNWCVQIAKGMNYLEDRR
LVHRDLAARNVLVKTPQHVKITDFGLAKLLGAEEKEYHAEGGKVP1KWMALESILHRIYTHQS
DVWSYGVTVWELMTFGSKPYDG1PASEISSILEKGERLPQPPICT1DVYMIMVKCWM1DADSRP
KFRELIIEFSKMARDPORYLVIQGDERMHLPSPTDSNFYRALMDEEDMDDWDADEYLIPQQGF
FSSPSTSRTPLLSSLSATSNNSTVACIDRNGLQSCPIKEDSFLQRYSSDPTGALTEDSIDDTFLPVPE
YINQSVPKRPAGSVQNPVYHNQPLNPAPSRDPHYQDPHSTAVGNPEYLNTVQPTCVNSTFDSPA
HWAQK.GSHQISLDNPDYQQDFFPKEAK.PNGIFK.GSTAENAEYLRVAPQSSEFIGA
Los dominios extracelulares se caracterizaron mediante subrayado.
(2) Mesotelina (SwissProt-Referencia Q13421-3), SEQ ID NO: 214 (622 aminoácidos):
>sp|Q13421-3|MSLN_HUMAN isoforma 2 o de mesotelina OS=Homo sapiens GN=MSLN
MALPTARPLLGSCGTPALGSLLFLLFSLGWVQPSRTLAGETGQEAAPLDGVLANPPNISS
LSPRQLLGFPCAEVSGLSTERVRELAVALAQKNVKLSTEQLRCLAHRLSEPPEDLDALPL
DLLLFLNPDAFSGPQACTRFFSRITKANVDLLPRGAPERQRLLPAALACWGVRGSLLSEA
DVRALGGLACDLPGRFVAESAEVLLPRLVSCPGPLDQDQQEAARAALQGGGPPYGPPSTW
SVSTMDALRGLLPVLGQPIIRSIPQGIVAAWRQRSSRDPSWRQPERTILRPRFRREVEKT
ACPSGKK.ARE1DESL1FYKK.WELEACVDAALLATQMDRVNA1PFTYEQLDVLKHKLDELY
PQGYPESVIQHLGYLFLKMSPEDIRKWNVTSLETLKALLEVNKGHEMSPQVATLIDRFVK
GRGQLDK.DTLDTLTAFYPGYLCSLSPEELSSVPPSSIWAVRPQDLDTCDPRQLDVLYPK.A
RLAFQNMNGSEYFVKIQSFLGGAPTEDLKALSQQNVSMDLATFMKLRTDAVLPLTVAEVQ KLLGPHVEGLKAEERHRPVRDWILRQRQDDLDTLGLGLQGGIPNGYLVLDLSMQEALSGT PCLLGPGPVLTVLALLLASTLA
en donde la mesotelina es codificada por los aminoácidos 296-598. Los aminoácidos 37-286 codifican el “factor de potenciación de megacariocitos”. La mesotelina está localizada en la membrana celular por un ancla de GPI y está localizada extracelularmente.
(3) Carboanhidrasa IX (SwissProt-Referencia Q16790), SEQ ID NO: 215 (459 aminoácidos):
>sp|Q16790|CAH9_HUMAN anhidrasa carbónica 9 OS=Homo sapiens GN=CA9 PE=1 SV=2
MAPLCPSPWLPLLIPAPAPGLTVOLLLSLLLLVPVHPORLPRMOEDSPLGGGSSGEDDPL
GEEDLPSEEDSPREEDPPGEEDLPGEEDLPGEEDLPEVKPKSEEEGSLKLEDLPTVEAPG
DPOEPONNAHRDKEGDDOSHWRYGGDPPWPRVSPACAGRFOSPVDIRPOLAAFCPALRPL
ELLGFOLPPLPELRLRNNGHSVOLTLPPGLEMALGPGREYRALOLHLHWGAAGRPGSEHT
VEGHRFPAE1HVVHLSTAFARVDEALGRPGGLAVLAAFLEEGPEENSAYEQLLSRLEE1A
EEGSETOVPGLD1SALLPSDFSRYFOYEGSLTTPPCAOGV1WTVFNOTVMLSAKOLHTLS
DTLWGPGDSRLQLNFRATQPLNGRV1EASFPAGVDSSPRAAEPVQLNSCLAAGDILALVF
GLLFAVTSVAFLVQMRRQHRRGTKGGVSYRPAEVAETGA
El dominio extracelular corresponde a la parte subrayada.
(4) C4.4a (NCBI -secuencia de referencia NP_055215.2; Sinónimo LYPD3), SEQ ID NO: 216 (346 aminoácidos):
>gi|93004088|ref|NP_055215.2| ly6/PLAUR precursor 3 de proteína que contiene dominio [Homo sapiens]
MDPARKAGAQAMIWTAGWLLLLLLRGGAQALECYSCVOKADDGCSPNKMKTVKCAPGVDV
CTEAVGAVETIHGOFSLAVRGCGSGLPGKNDRGLDLHGLLAFIOLOOCAODRCNAKLNLTSRA
LDPAGNESAYPPNGVECYSCVGLSREACOGTSPPVVSCYNASDHVYKGCFDGNVTLTAANVT
VSLPVRGCVODEFCTRDGVTGPGFTLSGSCCOGSRCNSDLRNKTYFSPRIPPLVRLPPPEPTTVA
STTSVTTSTSAPVRPTSTTKPMPAPTSOTPROGVEHEASRDEEPRLTGGAAGHODRSNSGOYPA
K.GGPOOPHNK.GCVAPTAGLAALLLAVAAGVLL
El dominio extracelular maduro corresponde a la parte subrayada.
(5) CD52 (NCBI-secuencia de referencia NP_001794.2), SEQ ID NO: 217
>gi|68342030|ref|NP_001794.2| CAMPATH-1 antígeno-precursor [Homo sapiens] MKRFLFLLLTISLLVMVQIQTGLSGQNDTSQTSSPSASSNISGGIFLFFVANAIIHLFCFS
(6) Her2 (NCBI-secuencia de referencia NP_004439.2), SEQ ID NO: 218
>gi|54792096|ref|NP_004439.2| isoforma a de receptor tirosina- proteína quinasa erbB-2 [Homo sapiens]
M E LA A LC R W G LLLA LLP P G A A S TQ V C TG TD M K LR LP A S P E TH LD M LR H LY Q G C Q V V Q G N LE L T Y LP T N A S LS F LQ D IQ E V Q G Y V LIA H N Q V R Q V P LQ R LR IV R G TQ LFE D N Y A LA V LD N G D P LN N 7 TPVTG ASPG G LR ELQ LR SLTEILKG G VLIQ R N PQ LC YQ D T1LW KD 1FH K.N N Q LALTLID TN R SR A CHPCSPM CKGSRCW GESSEDCQSLTRTVCAG GCARCKGPLPTDCCHEQCAAGCTG PKHSDCL ACLHFN H SG ICELH C PALVTYN TD TFESM PNPEG RYTFG ASC VTAC PYN YLSTD VG SC TLVCPL H N Q EVTAED G TQ R C EKCSKPC ARVC YG LG M EH LR EVR AVTSAN IQ EFAG C KKIFG SLAFLPESF D G D PA SN TAPLO PEQ LQ VFETLEEITG YLYISAW PD SLPD LSVFQ N LO VIR G R ILH N G AYSLTLQ G LG ISW LG LR SLR ELG SG LAL1HH N TH LC FVH TVPW D Q LFR N PH Q ALLH TAN RPED EC VG EG L ACHQLCARGHCW GPG PTQCVNCSQFLRGQECVEECRVLQGLPREYVNARHCLPCHPECQPQ N GSVTCFGPEADQCVACAIIYKDPPFCVARCPSGVKPDLSYMPIW FCFPDEEGACQPCPINCTHSCV D LD D K G C P A E Q R A S P LT S 1 IS A W G ILLV W LG W F G IL IK R R Q O K JR K Y T M R R LLQ E T E LV E P LT P S G A M P N Q A Q M R 1LK ETELR KV KVLG S G AFG TVY KG IW IP D G EN VK IPV AIK VLR E N TS PK AN K EILD E A Y V M A G V G S P Y V S R LLG IC LTS TV Q LV TQ LM P Y G C LLD H V R E N R G R LG S Q D LLN W C M q i a k g m s y l e d v r l v h r d l a a r n v l v k s p n h v k j t d f g l a r l l d i d e t e y h a d g g k v p i k w m a l e s i l r r r f t h q s d v w s y g v t v w e l m t f g a k p y d g i p a r e i p d l l e k g e r l p q p p i c t i d v y m i m v k c w m id s e c r p r f r e l v s e f s r m a r d p q r f v v i q n e d l g p a s p l d s t f y r s l l e d d d m g d l v d a e e y l v p q q g f f c p d p a p g a g g m v h h r h r s s s t r s g g g d l t l g l e p s e e e a p r s p l a p s e g a g s d v f d g d l g m g a a k g l q s l p t h d p s p l q r y s e d p t v p l p s e t d g y v a p l t c s p q p e y v n q p d v r p q p p s p r e g p l p a a r p a g a t l e r p k t l s p g k n g v v k d v f a f g g a v e n p e y l t p q g g a a p q p f PPPAFSPAFDNLYYW DQ DPPERG APPSTFKG TPTAENPEYLGLDVPV
(7) CD20 (NCBI-secuencia de referencia NP_068769.2), SEQ ID NO: 219
>gi|23110987|ref|NP_068769.2| antígeno de lnfocitos B antígeno CD20 [Homo sapiens]
MTTPRNSVNGTFPAEPMKGPIAMQSGPKPLFRRMSSLVGPTQSFFMRESKTLGAVQIMNGLFH1 A LG G LLM IP A G 1Y A P IC V TV W Y P LW G G IM Y IIS G S LLA A TE K N S R K C LV K G K M IM N S LS LFA A IÍ GM ILSIMDILN1KISHFLKMESLNFIRAHTPYIN1YNCEPANPSEKNSPSTQYCYS1QSLFLGILSV1V LIFAFFQ ELVI AG I VENE W KR TCSRPKSNIVLLSAEEKKEQ TIEIKEEVVG LTETSSQ PKNEEDIEII PIQEEEEEETETNFPEPPQDQESSPIENDSSP
(8) el antígeno CD30 activador de linfocitos (SwissProt ID P28908), SEQ ID NO: 220
>gi|68348711|ref|NP_001234.2| precursor de isoforma-1 del miembro 8 de la superfamilia de receptores del factor de la necrosis de los tumores [Homo sapiens]
MRVLLAALGLLFLGALRAFPQDRPFEDTCHGNPSHYYDKAVRRCCYRCPMGLFPTQQCPQRPT DCRKQCEPDYYLDEADRCTACVTCSRDDLVEK.TPCAWNSSRVCECRPGMFCSTSAVNSCARC FFHSVCPAGMIVK.FPGTAQKNTVCEPASPGVSPACASPENCKEPSSGTIPQAK.PTPVSPATSSAST MPVRGGTRLAQEAASK.LTRAPDSPSSVGRPSSDPGLSPTQPCPEGSGDCRK.QCEPDYYLDEAGR CTACVSCSRDDLVEKTPCAW NSSRTCECRPGMICATSATNSRARCVPYPICAAETVTKPQDMA EK.DTTFEAPPLGTQPDCNPTPENGEAPASTSPTQSLLVDSQASKTLPIPTSAPVALSSTGKPVLDA GPVLFW VILVLVVVVGSSAFLLCHRRACRKRIRQKLHLCYPVQTSQPK.LELVDSRPRRSSTQLR SGASVTEPVAEERGLMSQPLMETCHSVGAAYLESLPLQDASPAGGPSSPRDLPEPRVSTEHTNN KJEKIYIMKADTVIVGTVKAELPEGRGLAGPAEPELEEELEADHTPHYPEQETEPPLGSCSDVML SVEEEGKEDPLPTAASGK
(9) la molécula de adhesión de linfocitos CD22 (SwissProt ID P20273), SEQ ID NO: 221
>gi|157168355|ref|NP_001762.2| precursor de isoforma 1 D22 receptor de células B [Homo sapiens]
MHLLGPWLLLLVLEYLAFSDSSKWVFEHPETLYAWEGACVW1PCTYRALDGDLESF1LFHNPE
YNKNTSKFDGTRLYESTKDGKVPSEQKRVQFLGDKNKNCTLSIHPVHLNDSGQLGLRMESKTE
KWMER1HLNVSERPFPPH1QLPPEIQESQEVTLTCLLNFSCYGYPIQLQWLLEGVPMRQAAVTST
SLTIKSVFTRSELKFSPQWSHHGKJVTCQLQDADGKFLSNDTVQLNVKHTPKLEJKVTPSDAIVF
EGDSVTMTCEVSSSNPEYTTVSWLKDGTSLKKQNTFTLNLREVTKDQSGKYCCQVSNDVGPG
SEEVFLQVQYAPEPSTVQILHSPAVEGSQVEFLCMSLANPLPTNYTWYHNGKEMQGRTEEKVF
PKILPWHAGTYSCVAENILGTGQRGPGAELDVQYPPKKVTTVIQNPMPIREGDTVTLSCNYNSS
NPSVTRYEW KPHGAWEEPSLGVLKIQNVGWDNTTIACAACNSWCSW ASPVALNVQYAPRDV
RVRKIKPLSEIHSGNSVSLQCDFSSSHPKEVQFFWEKNGRLLGKESQLNFDSISPEDAGSYSCW\
NNSIGQTASKAWTLEVLYAPRRLRVSMSPGDQVMEGKSATLTCESDANPPVSHYTWFDWNNC
SLPYHSQKLRLEPVKVQHSGAYWCQGTNSVGKGRSPLSTLTVYYSPETIGRRVAVGLGSCLAII
ILAICGLKLQRRWKRTQSQQGLQENSSGQSFFVRNKKVRRAPLSEGPHSLGCYNPMMEDGISY'
TLRFPEMNIPRTGDAESSEMQRPPPDCDDTVTYSALHKRQVGDYENVIPDFPEDEGIHYSELIQF
GVGERPQAQENVDYV1LKH
(10) el antígeno de superficie de células mieloides CD33 (SwissProt ID P20138), SEQ ID NO: 222
>gi|130979981|ref|NP_001763.3| precursor de isoterma 1 de CD33 de superficie de células mieloides [Homo sapiens]
MPLLLLLPLLW AGALAMDPNFW LQVQESVTVQEGLCVLVPCTFFHPIPYYDKNSPVHGYW FRE
GAIISRDSPVATNKLDQEVQEETQGRFRLLGDPSRNNCSLSIVDARRRDNGSYFFRMERGSTKY
SYKSPQLSVHVTDLTHRPK1LIPGTLEPGHSKNLTCSVSWACEQGTPP1FSWLSAAPTSLGPRTTH
SSVLIITPRPQDHGTNLTCQVKFAGAGVTTERT1QLNVTYVPQNPTTGIFPGDGSGKQETRAGW
HGAIGGAG VTALLALCLCLIFFIVKTHRRKAARTAVGRNDTHPTTGSASPKHQKKSKLHGPTET
SSCSGAAPTVEMDEELHYASLNFHGMNPSKDTSTEYSEVRTQ
(11) la glicoproteína NMB de transmembrana (SwissProt ID Q14956), SEQ ID NO: 223
>gi|52694752|ref|NP_001005340.1| precursor de isoterma a de NMB de glicoproteína de transmembrana [Homo sapiens]
MECLYYFLGFLLLAARLPLDAAK.RFHDVLGNERPSAYMREHNQLNGW SSDENDW NEKLYPV
WKRGDMRWKNSWKGGRVQAVLTSDSPALVGSNITFAVNLIFPRCQKEDANGNIVYEKNCRNE
AGLSADPYVYNWTAWSEDSDGENGTGQSHHNVFPDGKPFPHHPGWRRWNFIYVFHTLGQYF
QKLGRCSVRVSVNTANVTLGPQLMEVTVYRRHGRAYVPIAQVKDVYVVTDQIPVFVTM FQKN
DRNSSDETFLKDLP1MFDVLIHDPSHFLNYSTINYKW SFGDNTGLFVSTNHTVNHTYVLNGTFSL
NLTVKAAAPGPCPPPPPPPRPSKPTPSLATTLKSYDSNTPGPAGDNPLELSR1PDENCQ1NRYGHF
QAT1TIVEGILEVNIJQMTDVLMPVPWPESSL1DFVVTCQGSIPTEVCTIISDPTCEITQNTVCSPVD
VDEMCLLTVRRTFNGSGTYCVNLTLGDDTSLALTSTLISVPDRDPASPLRMANSALISVGCLAIF
VTVISLLVYKKHKEYNP1ENSPGNVVRSKGLSVFLNRAKAVFFPGNQEKDPLLKNQEFKGVS
(12) la molécula de adhesión CD56 (SwissProt ID P13591), SEQ ID NO: 224
>gi|94420689|ref|NP_000606.3| isoforma 1 de molécula 1 de adhesión de células neurales [Homo sapiens]
M LQTKDLIW TLFFLGTAVSLQVD1VPSQG EISVGESKFFLCQ VAG DAKDKDISW FSPNGEKLTP N Q Q R IS W W N D D SS STLTÍY N AN ID D AG IY KC W TG E D G SE SEA TVN VK IFQ KLM FK N A PTPQ E FREG EDAVIVCDVVSSLPPTIIW KHKG RDV1LKKDVRFIVLSNNYLQ IRG IKKTDEG TYRCEG RIL ARG EINFKDIQ VIVNVPPTIQ ARQ NIVNATANLG Q SVTLVCDAEG FPEPTM SW TKDG EQ IEQ EED D EK YIFSD D SSQ LTIKKVD KN D EAEYIC IAEN KAG EQ D ATIH LKVFAKPKITYVEN Q TAM ELEEQ VTLTCEASGDPIPSITW RTSTRNISSEEKTLDGHM VVRSHARVSSLTLKSIQYTDAG EYICTASNT IG Q DSQ SM YLEVQ YAPKLQ G PVAVYTW EG N
QVNITCEVFAYPSATISWFRDGQLLPSSNYSNIKJYNTPSASYLEVTPDSENDFGNYNCTAVNRIG
QESLEF1LVQADTPSSPS1DQVEPYSSTAQVQFDEPEATGGVP1LKYKAEWRAVGEEVWHSKWY
DAKEASMEGIVT1VGLKPETTYAVRLAALNGKGLGEISAASEFKTQPVQGEPSAPKLEGQMGED
GNSIKVNLIKQDDGGSPIRHYLVRYRALSSEW KPE1RLPSGSDHVM LKSLDW NAEYEVYW AE
NQQGKSKAAHFVFRTSAQPTAIPANGSPTSGLSTGAIVGILIVIFVLLLVVVDITCYFLNKCGLFM
CIAVNLCGKAGPGAKGKDMEEGKAAFSKDESKEP1VEVRTEEERTPNHDGGKHTEPNETTPLTE
PEKGPVEAKPECQETETKPAPAEVKTVPNDATQTKENESKA
(13) la molécula superficial CD70 (SwissProt ID P32970), SEQ ID NO: 225
>gi|4507605|ref|NP_001243.1| antígeno CD70 [Homo sapiens]
MPEEGSGCSVRRRPYGCVLRAALVPLVAGLVICLVVCIQRFAQAQQQLPLESLGWDVAELQLN
HTGPQQDPRLYWQGGPALGRSFLHGPELDK.GQLR1HRDGIYMVH1QVTLA1CSSTTASRHHPTT
LAVGICSPASRS1SLLRLSFHQGCTIASQRLTPLARGDTLCTNLTGTLLPSRNTDETFFGVQWVRP
(14) la molécula de superficie CD74 (SwissProt ID P04233), SEQ ID NO: 226 >gi|10835071|ref|NP_004346.1| HLA isoterma b de cadena y- de antígeno de histocompatibilidad de clase II [Homo sapiens]
MFIRRRSRSCREDQKPVMDDQRDLISNNEQLPMLGRRPGAPESK.CSRGALYTGFSILVTLLLAG
QATTAYFLYQQQGRLDfCLTVTSQNLQLENLRMICLPKPPKPVSKJVIRMATPLLMQALPMGALPQ
GPMQNATK.YGNMTEDHVMHLLQNADPLK.VYPPLKGSFPENLRHLKNTMET1DWKVFESWMH
HWLLFEMSRHSLEQKPTDAPPKESLELEDPSSGLGVTKQDLGPVPM
(15) el antígeno CD19 de linfocitos B (SwissProt ID P15391), SEQ ID NO: 227 >gi|296010921|ref|NP_001171569.1| precursor de isoterma 1 CD19 de antígeno de linfocitos B [Homo sapiens]
MPPPRLLFFLLFLTPMEVRPEEPLVVKVEEGDNAVLQCLKGTSDGPTQQLTWSRESPLKPFLK.LS
LGLPGLGIHMRPLAIWLFIFNVSQQMGGFYLCQPGPPSEKAWQPGWTVNVEGSGELFRWNVSD
LGGLGCGLKNRSSEGPSSPSGKLMSPKLYVWAKDRPEIWEGEPPCLPPRDSLNQSLSQDLTMAP
GSTLWLSCGVPPDSVSRGPLSWTHVHPKGPKSLLSLELKDDRPARDMWVMETGLLLPRATAQ
DAGKYYCHRGNLTMSFHLEITARPVLWHWLLRTGGWK.VSAVTLAYLIFCLCSLVGILHLQRAL
VLRRK.RK.RMTDPTRRFFK.VTPPPGSGPQNQYGNVLSLPTPTSGLGRAQRWAAGLGGTAPSYGN
PSSDVQADGALGSRSPPGVGPEEEEGEGYEEPDSEEDSEFYENDSNLGQDQLSQDGSGYENPED
EPLGPEDEDSFSNAESYENEDEELTQPVARTMDFLSPHGSAWDPSREATSLAGSQSYEDMRGIL
YAAPQLRSIRGQPGPNHEEDADSYENMDNPDGPDPAWGGGGRMGTWSTR
(16) la proteína de superficie mucina-1 (SwissProt ID P15941), SEQ ID NO: 228 >gi|65301117|ref|NP_002447.4| precursor de isoforma-1 de mucina [Homo sapiens]
MTPGTQSPFFLLLLLTVLTVVTGSGHASSTPGGEKETSATQRSSVPSSTEK.NALSTGVSFFFLSFH
ISNLQFNSSLEDPSTDYYQELQRDISEMFLQIYKQGGFLGLSN1KFRPGSVWQLTLAFREGTINV
HDVETQFNQYK.TEAASRYNLTISDVSVSDVPFPFSAQSGAGVPGWG1ALLVLVCVLVALAIVYL
IALAVCQCRRKNYGQLDIFPARDTYHPMSEYPTYHTHGRYVPPSSTDRSPYEKVSAGNGGSSLS
YTNPAVAATSANL
(17) la proteína de superficie CD138 (SwissProt ID P18827), SEQ ID NO: 229 >gi|29568086|ref|NP_002988.3| precursor de sindecan-1 [Homo sapiens]
M RRAALW LW LCALALSLQPALPQIVATNLPPEDQ DG SGDDSDNFSGSG AGALQ DITLSQ QTPS TWKDTQLLTA1PTSPEPTGLEATAASTSTLPAGEGPKJEGEAVVLPEVEPGLTAREQEATPR.PRET TQLPTTHQASTTTATTAQEPATSHPHRDMQPGHHETSTPAGPSQADLHTPHTEDGGPSATERAA EDGASSQLPAAEGSGEQDFTFETSGENTAW AVEPDRRNQSPVDQGATGASQGLLDRKEVLGG VIAG G LVG LIFAVC LVG FM LYR M KKKD EG SYSLEEPKQ AN G G AYQ KPTKQ EEFYA
(18) la integrina alfaV (Genbank Accession No.: NP_002201.1), SEQ ID NO: 230 >gi|4504763|ref|NP_002201.1| el precursor de isoforma 1 de alfa-1 de integrina [Homo sapiens]
MAFPPRRRLRLGPRGLPLLLSGLLLPLCRAFNLDVDSPAEYSGPEGSYFGFAVDFFVPSASSRMF
LLVGAPKANTTQPGIVEGGQVLKCDWSSTRRCQPIEFDATGNRDYAKDDPLEFKSHQWFGASV
r s k q d k il a c a p l y h w r t e m k q e r e p v g t c f l q d g t k t v e y a p c r s q d id a d g q g f c q g g f s i
DFTKADRVLLGGPGSFYWQGQLISDQVAEIVSKYDPNVYSIKYNNQLATRTAQAIFDDSYLGYS
VAVGDFNGDG1DDFVSGVPRAARTLGMVYIYDGK.NMSSLYNFTGEQMAAYFGFSVAATDING
DDYADVFIGAPLFY1DRGSDGKLQEVGQVSVSLQRASGDFQTTKLNGFEVFARFGSAIAPLGDL
DQDGFNDIAIAAPYGGEDKKGIVYIFNGRSTGLNAVPSQILEGQWAARSMPPSFGYSMKGATDI
DKNGYPDLIVGAFGVDRAILYRARPV1TVNAGLEVYPSILNQDNK.TCSLPGTALK.VSCFNVRFC
LKADGKGVLPRK.LNFQVELLLDKLKQKGAIRRALFLYSRSPSHSKNMTISRGGLMQCEELIAYL
RDESEFRDK.LTPITIFMEYRLDYRTAADTTGLQPILNQFTPANISRQAHILLDCGEDNVCKPKLEV
SVDSDQKKIYIGDDNPLTLIVK.AQNQGEGAYEAELIVSIPLQADFIGW RNNEALARLSCAFKTE
NQTRQVVCDLGNPMKAGTQLLAGLRFSVHQQSEMDTSVKFDLQIQSSNLFDK.VSPVVSHKVD
LAVLAAVEIRGVSSPDHTFLPIPNWEHKENPETEEDVGPWQHIYELRNNGPSSFSKAMLHLQWP
YKYNNNTLLYILHYDIDGPMNCTSDMEINPLR1KJSSLQTTEKNDTVAGQGERDHL1TKRDLALS
EGDIHTLGCGVAQCLKIVCQVGRLDRGK.SAILYVKSLLWTETFMNKENQNHSYSLKSSASFNVI
EFPYKNLPIEDITNSTLVTTNVTW GIQPAPM PVPVW VIILAVLAGLLLLAVLVFVMYRM GFFKR
VRPPOEEQEREQLQPHENGEGNSET
(19) el TDGF1, proteína de factor 1 de crecimiento derivado de teratocarcinoma (Genbank Accession No.: NP_003203.1), SEQ ID NO: 231
>gi|4507425|ref|NP_003203.1| precursor de isoforma-1 del factor 1 de crecimiento derivado de teratocarcinoma [Homo sapiens]
MDCRKMARFSYSVIW1MAISK.VFELGLVAGLGHQEFARPSRGYLAFRDDSIWPQEEPAIRPRSS
QRVPPMGIQHSKELNRTCCLNGGTCMLGSFCACPPSFYGRNCEHDVRKENCGSVPHDTWLPKK
CSLCK.CWHGQLRCFPQAFLPGCDGLVMDEHLVASRTPELPPSARTTTFMLVGICLSIQSYY
(20) PSMA, antígeno de membrana específico de próstata PSMA (Swiss Prot ID: Q04609), SEQ ID NO: 232
>gi|4758398|ref|NP_004467.1| isoforma 1 de carboxipeptidasa 2 [Homo sapiens]
M W NLLHETDSAVATARRPRW LCAGALVLAGGFFLLGFLFGW FIKSSNEATNITPKHNMKAFLD
ELKAENIKKFLYNFTQIPHLAGTEQNFQLAKQIQSQW KEFGLDSVELAHYDVLLSYPNKTHPNY
ISIINEDGNEIFNTSLFEPPPPGYENVSDIVPPFSAFSPQGMPEGDLVYVNYARTEDFFKI.ERDMKI
NCSGK1V1ARYGK.VFRGNK.VKNAQLAGAKGV1LYSDPADYFAPGVKSYPDGWNLPGGGVQRG
NILNLNGAGDPLTPGYPANEYAYRRGIAEAVGLPS1PVHPIGYYDAQKLLEKMGGSAPPDSSWR
GSLK.VPYNVGPGFTGNFSTQKVKMHIHSTNEVTRIYNVIGTLRGAVEPDRYVILGGHRDSWVF
GGIDPQSGAAVVHEIVRSFGTLKKEGWRPRRTILFASWDAEEFGLLGSTEWAEENSRLLQERGV
AYINADSSIEGNYTLRVDCTPLMYSLVHNLTKELK.SPDEGFEGKSLYESWTKKSPSPEFSGMPRI
SKLGSGNDFEVFFQRLGIASGRARYTKNWETNKFSGYPLYHSVYETYELVEKFYDPMFKYHLT
VAOVRGGMVFELANSIVLPFDCRDYAVVLRK.YADKJYS1SMKHPQEMKTYSVSFDSLFSAVKN
FTE1ASKFSERLQDFDKSNPIVLRMMNDQLMFLERAFIDPLGLPDRPFYRHVIYAPSSHNKYAGE
SFPGIYDALFDIESKVDPSKAW GEVKRQIYVAAFTVQAAAETLSEVA
(21) la tirosín-proteínquinasa EPHA2 (Swiss Prot ID: P29317), SEQ ID NO: 233
>gi|32967311|ref|NP_004422.2| precursor del receptor 2 de efrina tipo [Homo sapiens]
MELQAARACFALLWGCALAAAAAAQGKEWLLDFAAAGGELGWLTHPYGK.GWDLMQN1MN
DMPIYMYSVCNVMSGDQDNWLRTNWVYRGEAER1FIELKFTVRDCNSFPGGASSCKETFNLYY
AESDLDYGTNFQKRLFTKIDTIAPDEITVSSDFEARHVKLNVEERSVGPLTRKGFYLAFQDIGAC
VALLSVRVYYKKCPELLQGLAHFPETJAGSDAPSLATVAGTCVDHAVVPPGGEEPRMHCAVDG
EWLVPIGQCLCQAGYEKVEDACQACSPGFFKFEASESPCLECPEHTLPSPEGATSCECEEGFFRA
PQDPASMPCTRPPSAPHYLTAVGMGAKVELRWTPPQDSGGREDIVYSVTCEQCWPESGECGPC
EASVRYSEPPHGLTRTSVTVSDLEPHMNYTFTVEARNGVSGLVTSRSFRTASVSTNQTEPPKVRL
EGRSTTSLSVSWSIPPPQQSRVWK.YEVTYRKJCGDSNSYNVRRTEGFSVTLDDLAPDTTYLVQV
QALTQEGQGAGSK.VHEFQTLSPEGSGNLAVIGGVAVGVVLLLVLAGVGFF1HRRRK.NQRARQS
PEDVYFSK.SEQLKPLKTYVDPHTYEDPNQAVLKFTTE1HPSCVTRQKVIGAGEFGEVYKGMLKT
SSGKJCEVPVAIK.TLKAGYTEKQRVDFLGEAGIMGQFSHHNIIRLEGV1SKYKPMM1ITEYMENG
ALDKFLREK.DGEFSVLQLVGMLRGIAAGMKYLANMNYVHRDLAARNILVNSNLVCKVSDFGL
SRVLEDDPEATYTTSGGK.IPIRWTAPEAISYRKFTSASDVWSFGIVMWEVMTYGERPYWELSNH
EVMKAINDGFRLPTPMDCPSAIYQLMMQCWQQERARRPKFADIVSILDKLIRAPDSLKTLADFD
PRVSIRLPSTSGSEGVPFRTVSEWLESIK.MQQYTEHFMAAGYTAIEKVVQMTNDD1K.RIGVRLPG
HQKR1AYSLLGLRDQVNTVGIPI
(22) la proteína de superficie SLC44A4 (Genbank Accession No: NP_001171515), SEQ ID NO: 234
>gi|295849282|ref|NP_001171515.1| isoterma 2 de proteína 4 similar a transportadora de colina [Homo sapiens]
MGGKQRDEDDEAYGKPVKYDPSFRGPIKNRSCTDVICCVLFLLFILGYIVVGIVAWLYGDPRQV
LYPRNSTGAYCGMGENKDKPYLLYFNIFSCILSSNIISVAENGLQCPTPQTVITSLQQELCPSFLLP
SAPALGRCFPWTNVTPPALPGITNDTTIQQGISGLIDSLNARDISVKIFEDFAQSWYWILVALGVA
LVLSLLFILLLRLVAGPLVLVLILGVLGVLAYG1YYCWEEYRVLRDK.GAS1SQLGFTTNLSAYQS
VQETWLAALIVLAVLEAILLLMLIFLRQR1RIAIALLKEASKAVGQMMSTMFYPLVTFVLLLICIA
YWAMTALYLATSGQPQYVLWASNISSPGCEKVPINTSCNPTAHLVNSSCPGLMCVFQGYSSKG
LIQRSVFNLQIYGVLGLFWTLNWVLALGQCVLAGAFASFYWAFHKPQDIPTFPLISAFIRTLRYH
TGSLAFGALILTLVQIARVILEYIDHKLRGVQNPVARCIMCCFKCCLWCLEKFIKFLNRNAYIMI
AIYGKNFCVSAKNAFMLLMRNIVRWVLDKVTDLLLFFGKLLWGGVGVLSFFFFSGRJPGLGK
DFK.SPHLNYYWLP1MTSILGAYVIASGFFSVFGMCVDTLFLCFLEDLERNNGSLDRPYYMSK.SL
LKILGKKNEAPPDNKKRKK
(23) la proteína de superficie BMPR1B (SwissProt: O00238)
(24) la proteína de transporte SLC7A5 (SwissProt: Q01650)
(2 5 ) el antígeno de próstata epitelial STEAP1 (SwissProt: Q9 UHE8 )
(26) el antígeno de carcinoma de ovario MUC16 (SwissProt: Q8WXI7)
(2 7 ) la proteína de transporte SLC34A2 (SwissProt: O95436)
(2 8 ) la proteína de superficie SEMA5b (SwissProt: Q9P283)
(2 9 ) la proteína de superficie LYPD1 (SwissProt: Q8N2G4)
(3 0 ) el receptor de endotelina tipo B Ed NRB (SwissProt: P24530)
(3 1 ) la proteína de dedo anular RNF43 (SwissProt: Q68DV7)
(32) la proteína asociada con carcinoma de próstata STEAP2 (SwissProt: Q8NFT2)
(3 3 ) el canal de cationes TRPM4 (SwissProt: Q8TD43)
(3 4 ) el receptor de complemento Cd 21 (SwissProt: P20023)
(35) la proteína asociada con complejo de receptor de células B CD79b (SwissProt: P40259)
(36) el antígeno de adhesión de células CEACAM6 (SwissProt: P40199)
(3 7 ) la dipeptidasa DPEP1 (SwissProt: P16444)
(38) el receptor de interleuquina IL20Ralfa (SwissProt: Q9UHF4)
(3 9 ) el proteoglicano BCAN (SwissProt: Q96GW7)
(4 0 ) el receptor de efrina EPHB2 (SwissProt: P29323)
(41) la proteína asociada con células de cepa de próstata PSCA (Genbank Accession No: NP_005663.2 )
(4 2 ) la proteína de superficie LHFPL3 (SwissProt: Q86UP9)
(4 3 ) la proteína de receptor TNFRSF13c (SwissProt: Q96RJ3)
(44) la proteína asociada al complejo receptor de antígeno de células B CD79a (SwissProt: P11912)
(4 5 ) la proteína de receptor CXCR5 (SwissProt: P32302)
(46) el canal de iones P2X5 (SwissProt: Q93086)
(4 7 ) el antígeno de linfocitos CD180 (SwissProt: Q99467)
(48) la proteína de receptor FCRL1 (SwissProt: Q96LA6)
(4 9 ) das proteína de receptor FCRL5 (SwissProt: Q96RD9)
(5 0 ) el antígeno de molécula MHC Clase II HLA-DOB (Genbank Accession No: NP_002111.1)
(5 1 ) la proteína de células T VTCN1 (SwissProt: Q7Z7D3)
(52) TWEAKR (SEQ ID NO:169 (Proteína); SEQ ID NO:170 (DNA).
(5 3 ) el antígeno de linfocitos Cd 37 (Swiss Prot: P11049)
(5 4 ) El receptor FGF 2; FGFR2 (ID del gen: 2263; Símbolo Oficial: FGFR2). El receptor FGFR2 se presenta en diversas variantes de empalme (alfa, beta, IIIb, IIIc). Todas las variantes de empalme pueden oficiar como molécula diana.
(55) la glicoproteína transmembranal B7H3 (CD276; Gene ID: 80381)
(56) el receptor de células B BAFFR (CD268; Gene ID: 115650)
(5 7 ) la proteína de receptor ROR 1 (Gene ID: 4919)
(58) el receptor de superficie IL3RA (CD123; Gene ID: 3561)
(5 9 ) el quimioreceptor de CXC CXCR5 (CD185; Gene ID 643)
(60) la proteína de receptor sincitina (ID del gen: 30816)
En un objeto preferido de la invención la molécula diana de cáncer se elige del grupo consistente en las moléculas objeto de cáncer (1) -(60), en especial (1), (6) y (52).
En otro objeto especialmente preferida de la invención, el ligador se liga a una molécula diana de cáncer extracelular que ha sido elegida entre el grupo consistente en la molécula diana de cáncer (1) -(60), en especial (1), (6) y (52).
En otro objeto especialmente preferido de la invención el ligador se liga específicamente a una molécula diana de cáncer extracelular que ha sido elegida entre el grupo consistente entre las moléculas objeto de cáncer (1) -(60), en especial (1), (6) y (52). En una realización preferida se internaliza el ligador después de enlace a su molécula diana
extracelular sobre la célula objetivo mediante el enlace de la célula objetivo. Esto tiene como efecto que el conjugado ligador-principio activo, que puede ser un inmunoconjugado o un ADC, es incorporado por la célula objetivo. Seguidamente se procesa el ligador, preferentemente intracelularmente, preferentemente lisosómicomente.
En una realización el ligador es una proteína de enlace. En una realización preferida el ligador es un anticuerpo, un fragmento de anticuerpo que forma antígeno, o un anticuerpo multiespecífico o un mimético de anticuerpo.
Los miméticos de anticuerpo preferidos son afficuerpos, adnectinas, anticalinas, DARpins, avímeros, o nanocuerpos. Los anticuerpos multiespecíficos preferidos son anticuerpos biespecíficos y triespecíficos.
En una realización preferida el ligador es un anticuerpo o un fragmento de anticuerpo que se liga a anticuerpo; también se prefiere que sea un anticuerpo aislado o un fragmento de anticuerpo que se liga a antígeno.
Los fragmentos de anticuerpo que se ligan a antígeno preferidos son fragmentos Fab, Fab’, F(ab’)2 y Fv, diacuerpos, DAbs, anticuerpos lineales y scFv. Se prefieren especialmente Fab, diacuerpos y scFv.
En una realización especialmente preferida el ligador es un anticuerpo. Se prefieren especialmente anticuerpos monoclonales o fragmentos de anticuerpo de ellos que se ligan a antígeno. También se prefieren anticuerpos humanos, humanizados o quiméricos o fragmentos de anticuerpo de ellos que se ligan a antígeno.
Los anticuerpos o fragmentos de anticuerpo que se ligan a antígeno, que se ligan a las moléculas objeto de cáncer, pueden ser producidos por el experto promedio en la técnica mediante procedimientos conocidos, como por ejemplo síntesis química o expresión recombinante. Los ligadores para moléculas objeto de cáncer pueden obtenerse en el comercio o ser producidos por el experto promedio en la técnica mediante procedimientos conocidos, como por ejemplo síntesis química o expresión recombinante. Otros procedimientos para la producción de anticuerpos o de fragmentos de anticuerpo que se ligan a antígeno han sido descritos en el documento WO 2007/070538 (véase página 22 “Antikorpers“). El experto en el arte conoce procedimientos tales como los denominado Bibliotecas de Visualización de Fagos (por ejemplo Morphosys HuCAL Gold) que pueden ser utilizados para hallar anticuerpos o fragmentos de anticuerpo que se ligan a antígeno (véase el documento WO 2007/070538, Página 24 ff y Ejemplo AK 1 en la Página 70, Ejemplo AK 2 en la Página 72). Otros procedimientos para la producción de anticuerpos que utilizan bibliotecas de ADN de células B, han sido descritos por ejemplo en la página 26 (documento WO 2007/070538). Procedimientos para la humanización de anticuerpos han sido descritos en páginas 30-32 del documento WO 2007070538 y en detalle en Queen, et al., Pros. Natl. Acad. Sci. USA 86:10029-10033,1989 o en el documento WO 90/0786. Además, el experto en el arte conoce procedimientos para la expresión recombinante de proteínas en general y en especial de anticuerpos (véase por ejemplo en Berger and Kimrnel (Guide to Molecular Cloning Techniques, Methods in Enzymology, Vo1.
152, Academic Press, Inc.); Sambrook, et al., (Molecular Cloning: A Laboratory Manual, (Second Edition, Cold Spring Harbor Laboratory Press; Cold Spring Harbor, N.Y.; 1989) Vol. 1-3); Current Protocols in Molecular Biolony, (F. M. Ausabel et al. [Eds.], Current Protocols, Green Publishing Associates, Inc./John Wiley & Sons, Inc.); Harlow et al., (Monoclonal Anticuerpos: A Laboratory Manual, Cold Spring Harbor Laboratory Press (19881, Paul [Ed.]); fundamental Immunology, (Lippincott Williams & Wilkins (1998)); and Harlow, et al., (Using Anticuerpos: A Laboratory Manual, Cold Spring Harbor Laboratory Press (1998)). El experto en el arte conoce los correspondientes vectores, promotores y péptidos de señal que son necesarios para la expresión de una proteína/anticuerpo. Procedimientos usuales se describen también en el documento WO 2007/070538 en las Páginas 41 - 45. Procedimientos para la producción de un anticuerpo IgG1 se describen por ejemplo en el documento WO 2007/070538 en el Ejemplo 6 en la Página 74 ff. Procedimientos mediante los que es posible determinar la internalización de un anticuerpo después de enlace a su antígeno, son conocidos del experto en el arte y han sido descritos por ejemplo en el documento WO 2007/070538 en la página 80. El experto en el arte puede utilizar los procedimientos descritos en el documento WO 2007/070538, que se utilizaron para la producción de anticuerpos carboanhidrasa IX (Mn), de manera análoga a la producción para anticuerpos con otro carácter específico en cuanto a molécula diana.
Anticuerpos anti-EGFR
Los ejemplos de anticuerpos que se ligan a la molécula diana de cáncer EGFR, incluyen Cetuximab (INN Número 7906), Panitumumab (INN Numero 8499) y Nimotuzumab (INN Número 8545). Cetuximab (Drug Bank Accession número DB00002) es un anticuerpo anti-EGFR1-quimérico, que produce células de mieloma de ratón en SP2/0 y que es comercializado por ImClone Systems Inc/Merck KgaA/Bristol-Myers Squibb Co. Cetuximab está indicado para el tratamiento de carcinoma colorrectal que forma metástasis, que expresa EGFR con gen Tipo Salvaje-K-Ras. Tiene una afinidad de 10-10M.
Secuencia:
Cetuximab cadena ligera e (kappa), SEQ ID NO: 235:
DILLTQSPVILSVSPGERVSFSCRASQSIGTN1HWYQQRTNGSPRLLIKYASESISGIPSRFSGSGSG
TDFTLSINSVESEDIADYYCQQNNNWPTTFGAGTKLELKRTVAAPSVFIFPPSDEQLKSGTASW
CLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTLTLSKADYEKHKVYACE
YTHQGLSSPVTKSFNRGEC
Cetuximab cadena pesada, SEQ ID NO: 236:
QVQLKQSGPGLVQPSQSLSITCTVSGFSLTNYGVHWVRQSPGKGLEWLGVIWSGGNTDYNTPF
TSRLSINKDNSKSQVFFKMNSLQSNDTAIYYCARALTYYDYEFAYWGQGTLVTVSAASTKGPS
VFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSSGLYSLSSWTV
PSSSLGTQTYICNVNHKPSNTKVDKRVEPKSCDKTHTCPPCPAPELLGGPSVFLFPPKPKDTLMI
SRTPEVTCWVDYSHEDPEVKFNWYVDGVEVHNAKTKPREEQYNSTYRWSVLTYLHQDWL
NGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSREEMTKNQVSLTCLVKGFYPSDIA
VEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRWQQGNVFSCSVMHEALHNHYTQKS
LSLSPGK
Panitumumab (INN Número 8499) (Drug Bank Accession número DB01269) es un anticuerpo monoclonal IgG2 humano recombinante, que se obtiene específicamente en el receptor 1 EGF-y que es comercializado por Abgenix/Amgen. Panitumumab procede de la inmunización de ratones transgénicos (XenoMouse). Estos ratones tienen la capacidad de producir inmunoglobulinas humanas (cadenas livianas y pesadas). Se elige un clon especial de células B, que produce anticuerpos contra EGFR, y que inmortaliza éstos con células de CHO (células de ovario de hámster chino). Estas células se utilizan ahora para la producción de un anticuerpo 100% humano. Panitumumab está indicado para el tratamiento de carcinoma colorrectal que expresa EGFR, que forma metástasis, que es refractario frente a un tratamiento quimioterapéutico con Fluropirimidina, oxaliplatin e Irinotecan. Tiene una afinidad de 10-11M.
Secuencia:
Panitumumab cadena ligera (kappa), SEQ ID NO: 237:
DIQMTQSPSSLSASVGDRVTITCQASQDISNYLNWYQQKPGKAPKLLIYDASNLETGVPSRFSGS
GSGTDFTFTISSLQPEDIATYFCQHFDHLPLAFGGGTKVEIKRTVAAPSVFIFPPSDEQLKSGTAS
WCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTLTLSKADYEKHKVYA
CEVTHQGLS SP VTKS FNRGEC
Panitumumab cadena pesada, SEQ ID NO: 238:
QVQLQESGPGLVKPSETLSLTCTVSGGSVSSGDYYWTWIRQSPGKGLEWIGHIYYSGNTNYNPS
LKSRLTISIDTSKTQFSLKLSSVTAADTAIYYCVRDRVTGAFDIWGQGTMVTVSSASTKGPSVFP
LAPCSRSTSESTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSSGLYSLSSWTVPSSN
FGTQTYTCNVDHKPSNTKVDKTVERKCCVECPPCPAPPVAGPSVFLFPPKPKDTLMISRTPEVT
C V W D V SHEDPEV QFNW YVD GVE VHNAKTKPREEQFN ST FR W S VLT W H QD WLN GKE YKC
KVSNKGLPAPIEKTISKTKGQPREPQVYTLPPSREEMTKNQVSLTCLVKGFYPSDIAVEWESNGQ
PENNYKTTPPMLDSDGSFFLYSKLTVDKSRWQQGNVFSCSVMHEALHNHYTQKSLSLSPG
En el caso del Nimotuzumab (INN Número 8545) (EP 00586002, EP 00712863) se trata de un anticuerpo monoclonal IgG1 humanizado, que se liga específicamente al receptor 1 EGF humano y que es comercializado por M BioSciences Inc. (Mississauga, Canadá). Se produce en células NSO no secretantes (cepa de células de mamífero). El Nimotuzumab está autorizado para el tratamiento de tumores de cabeza y cuello, astrocitoma sumamente maligno y glioblastoma multiforme (no en la UE ni en los EE.UU.) y carcinoma de páncreas (fármaco Orphan, EMA). Tiene una afinidad de 10-8 M.
Nimotuzumab cadena ligera, SEQ ID NO: 239:
DIQMTQSPSSLSASVGDRVTITCRSSQNIVHSNGNTYLDWYQQTPGKAPKLLIYKVSNRFSGVPS
RFSGSGSGTDFTFTISSLQPEDIATYYCFQYSHVPWTFGQGTKLQITRTVAAPSVFIFPPSDEQLKS
GTASWCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTLTLSKADYEKHK
VYACEVTHQGLSSPVTKS FNRGEC
Nimotuzumab cadena pesada, SEQ ID NO: 240:
QYQLQQSGAEYKKPGSSYKYSCKASGYTFTNYYIYWYRQAPGQGLEWIGGINPTSGGSNFNEK
FKTRVTITADESSTTAYMELSSLRSEDTAFYFCTRQGLWFDSDGRGFDFWGQGTTVTVSSASTK
GPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSSGLYSLSSV
VTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGGPSVFLFPPKPKDT
LMISRTPEVTCVWDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYNSTYRWSVLTVLHQD
WLN GKEYKCKV SNKALP APIEKTISKAKGQPREPQ VYTLPP SRDELTKN Q VSLT CLVKGFYP SD
IAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRWQQGNVFSCSVMHEALHNHYTQ
KSLSLSPGK
Otras realizaciones para anticuerpos EGFR abarcan:
Zalutumumab/2F8/HuMax-EGFR, Firma Genmab A/S (documentos WO 02/100348, WO 2004/056847, INN-Número 8605)
Necitumumab/11F8, ImClone/IMC-11F8, Firma ImClone Systems Inc [Eli Lilly & Co] (WO 2005/090407 (documentos EP 01735348-A1, US 2007/0264253-A1, US 7,598,350, WO 2005/090407-A1), INN- Número 9083) Matuzumab/anti-EGFR MAb, Merck KGaA/anti-EGFR MAb, Takeda/EMD 72000/EMD-6200/EMD-72000 y EMD-55900/MAb 425/anticuerpo monoclonal 425, Firma Merck KGaA/Takeda (documentos WO 92/15683, INN-Número 8103 (Matuzumab))
RG-7160/GA-201/GA201/R-7160/R7160/RG7160/RO-4858696/RO-5083945/RO4858696/RO5083945, Firma Glycart Biotechnology AG (Roche Holding AG) (documentos WO 2010/112413-A1, WO 2010/115554)
GT-MAB 5.2-GEX/CetuGEX, Firma Glycotope GmbH (WO 2008/028686-A2 (documentos EP 01900750-A1, EP 01911766-A1, EP 02073842-A2, US 2010/0028947-A1)
ISU-101, Firma Isu Abxis Inc (ISU Chemical Co Ltd)/Scancell (documento WO 2008/004834-A1)
ABT-806/mAb-806/ch-806/anti-EGFR anticuerpo monoclonal 806, Firma Ludwig Institute for Cancer Research/Abbott/Life Science Pharmaceuticals (documentos WO 02/092771, WO 2005/081854 y WO 2009/023265)
SYM-004 (consiste en dos anticuerpos IgG1 quiméricos (992 y 1024)), Firma Symphogen A/S (documento WO 2010/022736-A2)
MR1-1 /MR1-1KDEL, Firma IVAX Corp (Teva Pharmaceutical industries Ltd) (Duke University), (Patente: documento WO2001/062931-A2)
Anticuerpos contra mutantes de supresión, EGFRvIII, Firma Amgen/Abgenix (documentos WO 2005/010151, US 7,628,986)
SC-100, Firma Scancell Ltd (documento WO 01/088138-A1)
MDX-447/EMD 82633/BAB-447/H 447/MAb, EGFR, Medarex/Merck KgaA, Firma Bristol-Myers Squibb (US)/Merck KGaA (DE)/Takeda (JP), (documentos WO 91/05871, WO 92/15683)
anti-EGFR-Mab, Firma Xencor (documento WO 2005/056606)
DXL-1218/anti-EGFR anticuerpo monoclonal (cáncer), InNexus, Firma InNexus Biotechnology Inc, Pharmaprojects PH048638
En una realización preferida, los anticuerpos anti-EGFR se eligen del grupo consistente en Cetuximab, Panitumumab, Nimotuzumab, Zalutumumab, Necitumumab, Matuzumab, RG-716, GT-Ma B 5.2-GEX, ISU-101, ABT-806, SYM-004, MR1-1, SC-100, MDX-447, y DXL-1218.
En una realización especialmente preferida los anticuerpos anti-EGFR se eligen del grupo consistente en Cetuximab, Panitumumab, Nimotuzumab, Zalutumumab, Necitumumab y Matuzumab.
El experto en el arte conoce procedimientos mediante los que por medio de variaciones de secuencia y partir de las regiones CDR de los anticuerpos arriba mencionados es posible producir otros anticuerpos que tienen una afinidad y/o especificidad, similares o mejores, con respecto a la molécula diana.
En otra realización los anticuerpos anti-EGFR o fragmentos de anticuerpo que se ligan a antígeno son seleccionados del grupo consistente en:
anticuerpos o fragmentos de anticuerpo que se ligan a antígeno, que abarcan tres regiones CDR de cadena ligera y tres regiones CDR de cadena pesada de uno de los siguientes anticuerpos: Cetuximab, Panitumumab, Nimotuzumab, Zalutumumab, Necitumumab, Matuzumab, RG-716, GT-MAB 5.2-GEX, ISU-101, ABT-806, SYM-004, MR1-1, SC-100, MDX-447, y DXL-1218.
En otra realización los anticuerpos anti-EGFR o fragmentos de anticuerpo que se ligan a antígeno son seleccionados del grupo consistente en:
Anticuerpos o fragmentos de anticuerpo que se ligan a antígeno que abarcan tres regiones CDR de cadena ligera y tres regiones cadena pesada de uno de los siguientes anticuerpos: Cetuximab, Panitumumab, Nimotuzumab, Zalutumumab, Necitumumab, Matuzumab. Estos anticuerpos y fragmentos de ellos que se ligan a antígeno se incorporan a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-carboanhidrasa IX
Ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer carboanhidrasa IX, se describen en el documento WO 2007/070538-A2 (por ejemplo, en las reivindicaciones 1 -16).
En una realización preferida, los anticuerpos anti-carboanhidrasa IX o sus fragmentos que se ligan a antígeno son seleccionados del grupo consistente en anticuerpos anti-carboanhidrasa IX o fragmentos que se ligan a antígeno 3ee9 (Reivindicación 4 (a) en el documento WO 2007/070538-A2), 3ef2 (Reivindicación 4 (b) en el documento WO 2007/070538-A2), 1e4 (Reivindicación 4 (c) en el documento W o 2007/070538-A2), 3a4 (Reivindicación 4 (d) en el documento WO 2007/070538-A2), 3ab4 (Reivindicación 4 (e) en el documento WO 2007/070538-A2), 3ah10 (Reivindicación 4 (f) en el documento w O 2007/070538-A2), 3bb2 (Reivindicación 4 (g) en el documento WO 2007/070538-A2), 1aa1 (Reivindicación 4 (h) en el documento WO 2007/070538-A2), 5a6 (Reivindicación 4 (i) en el documento WO 2007/070538-A2) y 5aa3 (Reivindicación 4 (j) en el documento WO 2007/070538-A2).
Anticuerpos anti-C4.4a:
De acuerdo con la invención pueden utilizarse anticuerpos de C4.4a.
Ejemplos de anticuerpos C4.4a y de fragmentos que se ligan a antígeno se describen en el documento WO 2012/143499 A2. Por medio de la presente todos los anticuerpos del documento WO 2012/143499 A2 se incorporan en la descripción de la presente invención y pueden emplearse en la presente invención. Las secuencias de anticuerpos han sido indicadas en la Tabla 1 del documento WO 2012/143499 A2, en donde cada línea indica las correspondientes secuencias de aminoácidos CDR de las cadenas livianas variables o bien de las cadenas pesadas variables de los anticuerpos indicados en la columna 1.
En una realización los anticuerpos anti-C4.4a o sus fragmentos que se ligan a antígeno, después de enlace son internalizados en una célula, que expresa C4.4a, de las células.
En otra realización los anticuerpos anti-C4.4a o sus fragmentos que se ligan a antígeno anticuerpo abarcan por lo menos una, dos o tres secuencias de aminoácidos de CDR de un anticuerpo señalado en la Tabla 1 del documento WO 2012/143499 A2 o en la Tabla 2 del documento WO 2012/143499 A2. Formas de realización preferidas de tales anticuerpos se han señalado también en el documento WO 2012/143499 A2, y se incorporan en la presente a título de referencia.
Anticuerpos anti-HER2:
Un ejemplo de un anticuerpo que se liga a la molécula diana de cáncer Her2, es el Trastuzumab (Genentech). Trastuzumab es un anticuerpo humanizado que se emplea para el tratamiento de cáncer de mama.
Otros ejemplos de anticuerpos que se ligan a HER2, son además de Trastuzumab (INN 7637, CAS NR: RN: 180288 69-1) y Pertuzumab (Cas Nr : 380610-27-5), también anticuerpos divulgados en los documentos WO 2009/123894-A2, WO 200/8140603-A2, o en el documento WO 2011/044368-A2. Un ejemplo de un conjugado anti-HER2 es Trastuzumab-Emtansine (INN-Nr. 9295). Este anticuerpo y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-CD20:
Un ejemplo de un anticuerpo, que se liga a la molécula diana de cáncer CD20, es Rituximab (Genentech). Rituximab (CAS Número: 174722-31-7) es un anticuerpo quimérico que se utiliza para el tratamiento de linfoma no de Hodgkin. Este anticuerpo y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-CD52:
Un ejemplo de un anticuerpo que se liga a la molécula diana de cáncer CD52, es Alemtuzumab (Genzyme). Alemtuzumab (CAS-Número: 216503-57-0) es un anticuerpo humanizado, que se emplea en el tratamiento de la leucemia linfática crónica. Este anticuerpo y sus fragmentos que se ligan a antígeno se incorporan en la presente y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-mesotelina:
Ejemplos de anticuerpos anti-mesotelina se describen por ejemplo en el documento WO 2009/068204. Todos los anticuerpos descritos en el documento WO 2009/068204 se incorporan en la presente a título de referencia, por lo que estos anticuerpos pueden emplearse dentro de los alcances de la invención aquí revelada.
Por otra parte, los anticuerpos anti-mesotelina utilizados de acuerdo con la invención se destacan preferentemente por un enlace invariante en mesotelina. El enlace invariante se caracteriza por ejemplo por el hecho que el anticuerpo utilizado de acuerdo con la invención se liga a un epítope de mesotalina, que no puede ser enmascarado por otra proteína extracelular. Una proteína extracelular adicional es por ejemplo la proteína antigénica de cáncer de ovario 125 (CA125). Los anticuerpos utilizados preferentemente se caracterizan por el hecho que su enlace a la mesotelina no es bloqueada por CA125.
Anticuerpos anti-CD30
Ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer CD30 y que pueden emplearse para el tratamiento de cáncer por ejemplo el linfoma de Hodgkin, son Brentuximab, Iratumumab y anticuerpos, como se divulgan en los documentos w O 2008/092117, WO 2008/036688 o WO 2006/089232. Los ejemplos para un conjugado anti-CD30 abarcan Brentuximab Vedotina (INN-Nr. 9144). Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-CD22
Los ejemplos de anticuerpos que se ligan a la molécula diana de cáncer CD22 y que pueden utilizarse para el tratamiento de cáncer, por ejemplo linfoma, abarcan Inotuzumab o Epratuzumab. Los ejemplos de conjugados anti-CD22 abarcan Inotuzumab Ozagamycin (INN-Nr. 8574), o anti-CD22-MMAE y anti-CD22-MC-MMAE (CAS RN: 139504-50-0 o bien 474645-27-7). Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-CD33
Los ejemplos de anticuerpos que se ligan a la molécula diana de cáncer CD33 y que pueden emplearse para el tratamiento de cáncer, por ejemplo leucemia, abarcan Gemtuzumab o Lintuzumab (INN 7580). Un ejemplo de un conjugado anti-CD33 es Gemtuzumab-Ozagamicina. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-NMB
Un ejemplo de un anticuerpo, que se liga a la molécula diana de cáncer NMB y que puede emplearse para el tratamiento de cáncer, por ejemplo melanoma o cáncer de mama, es el Glembatumumab (INN 9199). Un ejemplo de un conjugado anti-NMB es el Glembatumumab Vedotina (CAS RN: 474645-27-7). Estos anticuerpos y sus fragmentos que se ligan a antígeno, se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos Anti-CD56
Un ejemplo de un anticuerpo, que se liga a la molécula diana de cáncer CD56 y que puede emplearse para el tratamiento de cáncer, por ejemplo, mieloma múltiple, carcinoma de las células pequeñas del pulmón, MCC o carcinoma de ovario, es el Lorvotuzumab. Un ejemplo de un conjugado anti-CD56 es el Lorvotuzumab Mertansina (CAS RN: 139504-50-0). Este anticuerpo y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-CD70
Ejemplos para anticuerpos, que se ligan a la molécula diana de cáncer CD70 y que pueden emplearse para el tratamiento de cáncer por ejemplo linfoma No Hodgkin o cáncer de células renales, se divulgan en los documentos WO 2007/038637-A2 o WO 2008/070593-A2. Un ejemplo para un conjugado anti-CD70 es el SGN-75 (CD70 MMAF). Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-CD74
Un ejemplo de un anticuerpo, que se liga a la molécula diana de cáncer CD74 y que puede utilizarse para el tratamiento de cáncer por ejemplo mieloma múltiple, es el Milatuzumab. Un ejemplo para un conjugado anti-CD74 es Milatuzumab
Doxorubicina (CAS RN: 23214-92-8). Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-CD19
Un ejemplo de un anticuerpo, que se liga a la molécula diana de cáncer CD19 y que puede emplearse para el tratamiento de cáncer por ejemplo linfoma No-Hodgkin, se divulga en el documento WO 2008/031056-A2. Otros anticuerpos y ejemplos de un conjugado anti-CD19 (SAR3419) se divulgan en el documento WO 2008/047242-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-Mucina
Ejemplos de anticuerpos que se ligan a la molécula diana de cáncer mucina-1 enlace y que pueden emplearse para el tratamiento de cáncer por ejemplo el linfoma no Hodgkin, son el Clivatuzumab o los anticuerpos divulgados en los documentos WO 2003/106495-A2, WO 2008/028686-A2. Ejemplos de conjugados anti-mucina se divulgan en el documento WO 2005/009369-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-CD138
Ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer CD138 y sus conjugados que pueden emplearse para el tratamiento de cáncer por ejemplo, mieloma múltiple, han sido divulgados en los documentos WO 2009/080829-A1, WO 2009/080830-A1. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden emplearse dentro de los alcances de esta invención.
Anticuerpos anti-Integrina-alfaV
Ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer integrina alfaV y que pueden utilizarse para el tratamiento de cáncer por ejemplo melanoma, sarcoma o carcinoma, son Intetumumab (Cas RN: 725735-28-4), Abciximab (Cas-RN: 143653-53-6), Etaracizumab (Cas-RN: 892553-42-3) o los anticuerpos divulgados en los documentos US 7.465.449, EP 719859-A1, WO 2002/012501-A1 o WO2006/062779-A2. Los ejemplos para conjugados anti-integrina AlfaV abarcan Intetumumab-DM4 y otros ADCs divulgados en el documento WO 2007/024536-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-TDGF1
Los ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer TDGF1 y que pueden utilzarse para el tratamiento de cáncer, abarcan los anticuerpos divulgados en los documentos WO 02/077033-A1, US 7,318,924, WO 2003/083041-A2 y WO 2002/088170-A2. Ejemplos para conjugados anti-TDGF1 han sido divulgados en el documento WO 2002/088170-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-PSMA
Los ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer PSMA y que pueden emplearse para el tratamiento de cáncer por ejemplo carcinoma de próstata, abarcan los anticuerpos divulgados en los documentos WO 97/35616-A1, WO 99/47554-A1, WO 01/009192-A1 y WO 2003/034903. Ejemplos de conjugados anti-PSMA se divulgan en los documentos WO 2009/026274-A1 y W o 2007/002222. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-EPHA2r
Ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer EPHA2, y que pueden emplearse para la producción de un conjugado y para el tratamiento de cáncer, se divulgan en el documento WO 2004/091375-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti- SLC44A4
Ejemplos de anticuerpos, que se ligan a la molécula de cáncer SLC44A4 , para la producción de un conjugado y para el tratamiento de cáncer, por ejemplo carcinoma de páncreas o de próstata, se divulgan en los documentos WO 2009/033094-A2 y US 2009/0175796-A1. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-HLA-DOB
Un ejemplo de un anticuerpo, que se liga a la molécula diana de cáncer HLA-DOB, es el anticuerpo Lym-1 (Cas-RN: 301344-99-0), que puede emplearse para el tratamiento de cáncer, por ejemplo el linterna no Hodgkin. Ejemplos para conjugados anti-HLA-DOB se divulgan por ejemplo en el documento WO 2005/081711-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti-VTCN1
Ejemplos de anticuerpos, que se ligan a la molécula diana de cáncer VTCN1, para la producción de un conjugado y que pueden emplearse para el tratamiento de cáncer, por ejemplo carcinoma de ovario, de páncreas, pulmón o mama, se divulgan en el documento WO 2006/074418-A2. Estos anticuerpos y sus fragmentos que se ligan a antígeno se incorporan en la presente a título de referencia y pueden utilizarse dentro de los alcances de esta invención.
Anticuerpos anti--FGFR2
De acuerdo con la invención pueden emplearse anticuerpos anti-FGFR2.
Ejemplos de anticuerpos anti-FGFR2 y de fragmentos que se ligan a antígeno se describen en el documento WO 2013076186. Con ello todos los anticuerpos del documento WO 2013076186 se incorporan en la descripción de la presente invención y pueden utilizarse en la presente invención. Las secuencias de los anticuerpos han sido señaladas en las Tablas 9 y 10 del documento WO2013076186. Se prefieren anticuerpos, fragmentos que se ligan a antígeno, y variantes, del anticuerpo, que se derivan de los anticuerpos designados como M048-D01 y M047-D08. Los anticuerpos anti-FGFR2 preferidos se ligan a las variantes de empalme conocidas distintas de FGFR2.
En una realización, los anticuerpos anti- FGFR2 o sus fragmentos que se ligan a antígeno, son internalizados después de enlace a una célula que expresa FGFR2 de las células.
En otra realización los anticuerpos anti- FGFR2 o sus fragmentos que se ligan a antígeno abarcan por lo menos una, dos o tres secuencias de aminoácidos de CDR de un anticuerpo señalado en la Tabla 9 o 10 del documento WO2013076186. Formas de realización preferidas de tales anticuerpos también se señalan en el documento WO2013076186 y se las incluye en la presente a título de referencia.
Anticuerpos anti-TWEAKR
En una realización preferida, si en el procedimiento de acuerdo con la presente invención se utiliza un anticuerpo anti-TWEAKR o un fragmento de éste que se liga a antígeno, se elige el mismo entre los que se describen a continuacion. Además de ello, el experto en el arte conoce anticuerpos que se ligan a TWEAKR, véanse por ejemplo por ejemplo los documentos WO2009/020933(A2) o WO2009140177 (A2).
La invención se refiere en especial a conjugados con anticuerpos o fragmentos de éstos que se ligan a antígeno, o a variantes de estos, que conducen a una fuerte activación del Tw EAKR (SEQ ID NO:169 (Proteína); SEQ ID NO:170 (ADN), lo que conduce a una fuerte inducción de la apoptosis en diversas células cancerosas, que muestran una sobreexpresión del TWEAKR.
La actividad agonista de TWEAKR en cuanto a la inducción de la apoptosis e inhibición de la proliferación de los anticuerpos anti-TWEAKR anteriormente descritos (por ejemplo PDL-192) es limitada y no llega a la efectividad del TWEAK ligando endógeno. Esta carencia de actividad agonista no se basa en una menor afinidad, ya que estos anticuerpos se ligan al TWEAKR con afinidades, que en comparación con el TWEAK ligando endógeno se hallan en un intervalo similar (Michaelson JS et al, MAbs. 2011 Jul-Aug; 3(4):362-75; Culp PA et al, Clin Cancer Res. 2010 Jan 15;16(2):497-508), y también anticuerpos con una mayor afinidad de enlace no presentan necesariamente una actividad emisora de señal más efectiva (Culp PA, et al, Clin Cancer Res. 2010 Jan 15;16(2):497-508). Además, se demostró que la actividad anti-tumoral del anticuerpo anteriormente descrito depende de la función efectora de Fc, y se ha comprobado que el ADCC desempeña un rol significativo para la actividad in vivo en modelos de ratón.
Generación de los anticuerpos anti-TWEAKR
Se utilizó una biblioteca de fagos de anticuerpo humanos completa (Hoet RM et al, Nat Biotechnol 2005;23(3):344-8) para aislar anticuerpos monoclonales humanos, TWEAKR-específicos, de la presente invención mediante paneo de proteínas (Hoogenboom H.R., Nat Biotechnol 2005;23(3):1105-16) con dímeros, dominios extracelulares Fcfusionados, de TEAKR humano y de ratón, como objetivo inmovilizado. Se identificaron 11 fagos Fab diversos, y los anticuerpos correspondientes fueron reclonados en un vector de expresión mamífero EgG, que pone a disposición los dominios CH2-CH3 faltantes en el FAb soluble. Después de la identificación de anticuerpos preferidos, los mismos fueron expresados como IgGs de longitud completa. Estos constructos fueron expresados por ejemplo de manera transitoria en células de mamífero, como se describe en: von Tom et al., Cap. 12, Methods Express: Expression Systems editado por Micheal R. Dyson and Yves Durocher, Scion Publishing Ltd, 2007 (véase ejemplo AK). Los anticuerpos fueron purificados mediante cromatografía de proteína A y además caracterizados mediante su afinidad de enlace en TWEAKR monómero soluble mediante análisis ELISA- y BIAcore-, como se describe en el Ejemplo 2. A efectos de determinar las características de enlace a células del anticuerpo anti-TWEAKR, se ensayó el enlace
mediante citometría de flujo pasante en una serie de líneas de células (HT29, HS68, HS578), Se llevaron a cabo ensayos de gen informante NFkB, a efectos de investigar la actividad agonista de la totalidad de los 11 anticuerpos identificados (IgG1 humano). El anticuerpo con la efectividad in vitro más fuerte (TPP-883) fue seleccionado para mayor maduración de efectividad y maduración (véase Ejemplo 1 de AK-para detalles). Se detectó una variante de sustitución individual con actividad agonista mejorada: G102T de CDR-H3. Finalmente se seleccionaron 7 variantes sobre la base de mayor afinidad, en comparación con la mejor variante de sustitución individual, G102T. A partir de esto el correspondiente ADN fue clonado en un vector de expresión IgG de mamífero y se investigó para establecer la actividad funcional en el ensayo de gen informante NF-kappaB mencionado. Seguidamente se compararon las secuencias obtenidas con secuencias de líneas de germen humanas y se adaptaron las desviaciones sin influencias significativas sobre la afinidad y la efectividad. Se obtuvieron los siguientes anticuerpos por selección sistemática de bibliotecas de anticuerpos y por maduración y/o de efectividad : “TPP-2090”, “TPP-2149”, “TPP-2093”, “TPP-2148”, “TPP-2084”, “TPP-2077”, “TPP-1538”, “TPP-883”, “TPP-1854”, “TPP-1853”, “TPP-1857”, y “TPP-1858”.
Anticuerpos de acuerdo con la invención pueden obtenerse además mediante procedimientos conocidos en la especialidad tales como selección sistemática por visualización de fagos de anticuerpos (ver por ejemplo Hoet RM et al, Nat Biotechnol 2005;23(3):344-8), la tecnología de hibridomas, bien establecida (por ejemplo véase Kohler and Milstein Nature. 1975 Aug 7;256(5517):495-7), o inmunización de ratones, entre otros, inmunización de ratones hMAb (por ejemplo ratones VelocImmune mouse®).
Formas de realización especiales de anticuerpos anti-TWEAKR
Una realización de la invención es la puesta a disposición de anticuerpos o de sus fragmentos que se ligan a antígeno o de sus variantes, que muestran una fuerte inducción de caspasa 3/7 en una o varias líneas de células que expresan TWEAKR. En una realización preferida la una o más líneas de células que expresan TWEAKR se hallan incluidas en el grupo consistente en WiDr, A253, NCI-H322, HT29 y 786-O. La “ inducción de caspasa 3/7” puede medirse mediante procedimientos conocidos en la especialidad, lo que incluye los procedimientos incluidos en la presente. En una realización se determina la “inducción de caspasa 3/7“ de acuerdo con esta invención bajo utilización de la determinación de la actividad con solución de caspasa 3/7 (Promega, #G8093) y selección de la luminiscencia en un instrumento VICTOR V (Perkin Elmer). Al final del periodo de incubación se determina la actividad de la caspasa 3/7 y se determina el factor de inducción de la caspasa 3/7 en comparación con células no tratadas. Se afirma que un anticuerpo presenta una “fuerte inducción” de caspasa 3/7, cuando el factor de inducción es mayor que 1,2, preferentemente mayor que 1,5, más preferentemente mayor de 1,8, más preferentemente aun, mayor que 2,1, más preferentemente aun, mayor que 2,5. Se ponen a disposición anticuerpos anti-TWEAKR, que conducen a una inhibición más fuerte de caspasa 3/7 en células HT29, en comparación con anticuerpos agonistas anteriormente descritos [por ejemplo PDL-192(TPP-1104), P4A8(TPP-1324), 136.1(TPP-2194)] y también en comparación con 300 ng/ml de TWEAk humano recombinante. Esta elevada efectividad de inducir caspasa 3/7 en células de cáncer, se observa también en células WiDr-, A253-, NIC-H322- y 786-O, donde los anticuerpos investigados de la invención en la mayoría de los experimentos incluían factores, más elevados, de la modificación en comparación con los anticuerpos de referencia [PDL-192(TPP-1104), P4A8(TPP-1324)] y con 300 ng/ml de TWEAK. Algunos anticuerpos de la invención se ligan al TWEAKR con solamente una afinidad moderada (>10nM), que es evidentemente más pequeña que la afinidad del TWEAK ligando endógeno, como también con valores más reducidos en comparación con otros anticuerpos agonistas conocidos. Esta propiedad ofrece otras posibles ventajas como por ejemplo una penetración potencial más profunda en el tumor.
En ese aspecto, una realización de la invención es la puesta a disposición de anticuerpos o de sus fragmentos que se ligan a antígeno, que se ligan específicamente a un TWEAKR en un epítope nuevo, que se caracteriza por el enlace selectiva a aspartato (D) en la posición 47 (D47) de TWEAKR (SEQ ID NO:169; véase también la Figura 1). Las dependencias identificadas de determinados aminoácidos de TWEAKR para la interacción entre anticuerpos se correlacionan con la actividad agonista, que ha sido determinada para este anticuerpo. El ligando nativo muestra una activación efectiva del TWEAKR y se liga en función de leucina 46 en el dominio rico en cisteína de TWEAKR (Pellegrini et al, FEBS 280:1818-1829). P4A8 muestra una actividad agonista muy baja e interactúa por lo menos parcialmente con dominios fuera de los dominios ricos en cisteína de TWEAKR. PDL-192 muestra una actividad agonista moderada y se liga en función de R56 a los dominios ricos en cisteína, pero frente al lugar del ligando TWEAK. Los anticuerpos de esta invención (por ejemplo TPP-2090) se ligan en función de D47, y TWEAK se liga en función de L46. Por lo tanto se liga TWEAK a un lugar de enlace similar pero diferenciable (Figura 7). Por ello se ligan los anticuerpos de esta invención, que muestran una fuerte actividad agonista a un epítope (función de D47) para anticuerpo, que se correlaciona con una actividad agonista más fuerte.
El aminoácido en la Posición 47 (D47) de TWEAKR (SEQ ID NO:169) se considera crítico para el enlace del anticuerpo de acuerdo con la invención, lo que significa que el anticuerpo se liga específicamente en el D de la Posición 47 (D47) de TWEAKR (SEQ ID NO:169), cuando el anticuerpo pierde más del 20%, como alternativa más del 30%, como alternativa más del 40%, como alternativa más del 50%, como alternativa más del 60%, como alternativa más del 70%, como alternativa más del 80%, como alternativa más del 90%, como alternativa 100% de su señal ELISA mediante modificación de este residuo en alanina, como se describe en el Ejemplo 2 de AK y en la Figura 6. Como alternativa un anticuerpo se liga específicamente al D en la Posición 47 (D47) de TWEAKR (SEQ ID NO:169), si el anticuerpo pierde más del 20%, como alternativa más del 30%, como alternativa más del 40%, como alternativa más del 50%, como alternativa más del 60%, como alternativa más del 70%, como alternativa más del 80%, como
alternativa más del 90%, como alternativa 100% de su señal ELISA en TPP-2614 en comparación con TPP-2203. Es preferible que un anticuerpo se ligue específicamente al D en la Posición 47 (D47) de TWEAKR (SEQ ID NO:169), cuando el anticuerpo pierde más del 80% de su señal de ELISA en TPP-2614 comparado con TPP-2203.
En la presente solicitud se hace referencia a los siguientes anticuerpos preferidos de la invención, como se muestra en la siguiente tabla: “TPP-2090”, “TPP-2149”, “TPP-2093”, “TPP-2148”, “TPP-2084”, “TPP-2077”, “TPP-1538”, “TPP-883”, “TPP-1854”, “TPP-1853”, “TPP-1857”, “TPP-1858”.
Tabla: Secuencias de proteínas de anticuerpos:

TPP-2090 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 2, así como una región de la cadena ligera correspondiente a SEQ ID NO: 1.
TPP-2149 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 12, así como una región de la cadena ligera correspondiente a SEQ ID NO: 11.
TPP-2093 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 22, así
como una región de la cadena ligera correspondiente a SEQ ID NO: 21.
TPP-2148 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 32, así como una región de la cadena ligera correspondiente a SEQ ID NO: 31.
TPP-2084 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 42, así como una región de la cadena ligera correspondiente a SEQ ID NO: 41.
TPP-2077 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 52, así como una región de la cadena ligera correspondiente a SEQ ID NO: 51.
TPP-1538 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 62, así como una región de la cadena ligera correspondiente a SEQ ID NO: 61.
TPP-883 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 72, así como una región de la cadena ligera correspondiente a SEQ ID NO: 71.
TPP-1854 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 82, así como una región de la cadena ligera correspondiente a SEQ ID NO: 81.
TPP-1853 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 92, así como una región de la cadena ligera correspondiente a SEQ ID NO: 91.
TPP-1857 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 102, así como una región de la cadena ligera correspondiente a SEQ ID NO: 101.
TPP-1858 es: un anticuerpo que comprende una región de la cadena pesada correspondiente a SEQ ID NO: 112, así como una región de la cadena ligera correspondiente a SEQ ID NO: 111.
TPP-2090 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 10, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 9.
TPP-2149 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 20, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 19.
TPP-2093 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 30, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 29.
TPP-2148 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 40, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 39.
TPP-2084 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 50, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 49.
TPP-2077 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 60, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 59.
TPP-1538 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 70, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 69.
TPP-883 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 80, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 79.
TPP-1854 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 90, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 89.
TPP-1853 es: un anticuerpo que comprende a una región variable de la cadena pesada correspondiente a SEQ ID NO: 100, así como a una región variable de la cadena ligera correspondiente a SEQ ID NO: 99.
TPP-1857 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 110, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 109.
TPP-1858 es: un anticuerpo que comprende una región variable de la cadena pesada correspondiente a SEQ ID NO: 120, así como una región variable de la cadena ligera correspondiente a SEQ ID NO: 119.
Tabla: Secuencias de ADN de anticuerpos según la invención

Las realizaciones preferidas del anticuerpo anti-TWEAKR son las siguientes:
1. Un anticuerpo anti-TWEAKR o uno de sus fragmentos que se unen a antígeno, que se une específicamente con D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169).
2. El anticuerpo o uno de sus fragmentos que se unen a antígeno de acuerdo con la realización 1, en donde el anticuerpo es un anticuerpo agonista.
3. El anticuerpo o uno de sus fragmentos que se unen a antígeno de acuerdo con las realizaciones 1 o 2, que comprenden:
una cadena pesada variable que comprende:
(a) una CDR1 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula PYPMX (SEQ ID NO: 171), en donde X es I o M;
(b) una CDR2 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula YISPSGGXTHYADSVKG (SEQ ID NO: 172), en donde X es S o K; y
(c) una CDR3 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula GGDTYFDYFDY (SEQ ID NO: 173);
y una cadena ligera variable que comprende:
(a) una CDR1 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula RASQSISXYLN (SEQ ID NO: 174), en donde X es G o S;
(b) una CDR2 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula XASSLQS (SEQ ID NO: 175), en donde X es Q, A o N; y
(c) una CDR3 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula QQSYXXPXIT (SEQ ID NO: 176), en donde X en la posición 5 es T o S, X en la posición 6 es T o S y X en la posición 8 es G o F.
4. El anticuerpo o uno de sus fragmentos que se unen a antígeno de acuerdo con una de las realizaciones precedentes que comprenden:
a. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 6, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 7 y la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO: 8, así como una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 3, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 4 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO: 5 o
b. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 16, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 17, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:18, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 13, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 14 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:15 o
c. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 26, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 27, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:28, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 23, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 24 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:25 o
d. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 36, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 37, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:38, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 33, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 34 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:35 o
e. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 46, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 47, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:48, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 43, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 44 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:45 o
f. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 56, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 57, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:58, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 53, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 54 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:55 o
g. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 66, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 67, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:68, así
como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 63, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 64 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:65 o
h. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 76, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 77, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:78, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 73, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 74 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:75 o
i. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 86, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 87, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:88, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 83, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 84 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:85 o
j. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 96, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 97, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:98, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 93, la secuencia variable CDR2 de la cadena ligera representada por SEQ ID NO: 94 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:95 o
k. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 106, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 107, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:108, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 103, la secuencia variable CDR2 de la cadena ligera representada por SEQ iD NO: 104 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:105 o
l. una cadena pesada variable que comprende la secuencia variable CDR1 de la cadena pesada, como se representa por SEQ ID NO: 116, la secuencia variable CDR2 de la cadena pesada, como se representa por SEQ ID NO: 117, la secuencia variable CDR3 de la cadena pesada, como se representa por SEQ ID NO:118, así como
una cadena ligera variable que comprende la secuencia variable CDR1 de la cadena ligera representada por SEQ ID NO: 113, la secuencia variable CDR2 de la cadena ligera representada por SEQ iD NO: 114 y la secuencia variable CDR3 de la cadena ligera representada por SEQ ID NO:115.
5. El anticuerpo o su fragmento que se une con antígeno de acuerdo con una de las realizaciones precedentes, que comprenden:
a. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:10, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:9 o
b. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:20, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:19 o
c. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:30, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:29 o
d. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:40, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:39 o
e. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:50, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:49 o
f. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:60, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:59 o
g. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:70, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:69 o
h. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:80, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:79 o
i. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:90, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:89 o
j. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:100, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:99 o
k. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:110, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:109 o
l. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:120, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:119.
6. El anticuerpo de acuerdo con una de las realizaciones precedentes, que es un anticuerpo de IgG.
7. El anticuerpo de acuerdo con una de las realizaciones precedentes, que comprende:
a. una secuencia de la cadena pesada, como se representa por SEQ ID NO:2, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:1 o
b. una secuencia de la cadena pesada, como se representa por SEQ ID NO:12, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:11 o
c. una secuencia de la cadena pesada, como se representa por SEQ ID NO:22, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:21 o
d. una secuencia de la cadena pesada, como se representa por SEQ ID NO:32, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:31 o
e. una secuencia de la cadena pesada, como se representa por SEQ ID NO:42, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:41 o
f. una secuencia de la cadena pesada, como se representa por SEQ ID NO:52, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:51 o
g. una secuencia de la cadena pesada, como se representa por SEQ ID NO:62, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:61 o
h. una secuencia de la cadena pesada, como se representa por SEQ ID NO:72, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:71 o
i. una secuencia de la cadena pesada, como se representa por SEQ ID NO:82, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:81 o
j. una secuencia de la cadena pesada, como se representa por SEQ ID NO:92, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:91 o
k. una secuencia de la cadena pesada, como se representa por SEQ ID NO:102, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:101 o
l. una secuencia de la cadena pesada, como se representa por SEQ ID NO:112, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:111.
8. El fragmento que se une a antígeno de acuerdo con una de las realizaciones precedentes o un fragmento de unión a antígeno de un anticuerpo de acuerdo con una de las realizaciones precedentes, que es un fragmento de scFv, Fab, Fab ’ o F(ab ’)2.
9. El anticuerpo o el fragmento de unión a antígeno de acuerdo con una de las realizaciones precedentes, que es un anticuerpo monoclonal o uno de sus fragmentos que se unen a antígeno.
10. El anticuerpo o el fragmento de unión a antígeno de acuerdo con una de las realizaciones precedentes, que es un anticuerpo humano, humanizado o quimérico o un fragmento de unión a antígeno.
Se prefiere en especial el anticuerpo anti-TWEAKR TPP-2090.
Isótopos, sales, solvatos, variantes isotópicas
La presente invención abarca también todas las variantes isotópicas adecuadas de los compuestos de acuerdo con la invención. En la presente, la expresión “variante isótopa” se refiere a un compuesto de acuerdo con la invención en el que dentro del compuesto se ha intercambiado por lo menos un átomo por otro átomo del mismo orden de magnitud, pero con otra masa atómica distinta de la masa atómica que se presenta habitualmente o predominantemente en la naturaleza. Los ejemplos de isótopos, que pueden ser incorporados en un compuesto de acuerdo con la invención, se hallan entre: hidrógeno, carbono, nitrógeno, oxígeno, fósforo, azufre, fluor, cromo, bromo e iodo, como 2H (deuterio, 3H (tritio), 13C, 14C, 15N, 17O, 18O, 32P, 33P, 33S, 34S, 35S, 36S, 18F, 36Cl, 82Br, 123I, 124I, 129I e 131I. Determinadas variantes isotópicas de un compuesto de acuerdo con la invención, como en especial aquellas en los que se ha incorporado uno o más isótopos radioactivos, pueden ser útiles por ejemplo para la investigación de un mecanismo de acción o de la distribución de principios activos en el cuerpo; en este caso, y debido a la fabricabilidad y detectabilidad,
relativamente fáciles, son especialmente adecuados los compuestos marcados con isótopos 3H- o 14C. Además de ello, la incorporación de isótopos, como por ejemplo deuterio, puede conducir a determinadas ventajas terapéuticas debido a una mayor estabilidad metabólica del compuesto, como por ejemplo una prolongación del valor de tiempo medio en el cuerpo o una reducción de la dosis efectiva requerida; tales modificaciones de los compuestos de acuerdo con la invención pueden por ello eventualmente también representar una realización preferida de la presente invención. También es posible producir variantes isotópicas de los compuestos de acuerdo con la invención mediante procedimientos conocidos por el experto en el arte, por ejemplo siguiendo métodos descritos en lo que sigue y las prescripciones reproducidas en los ejemplos de realización, para lo cual se emplean modificaciones isotópicas correspondientes de los correspondientes reactivos y/o de compuestos de partida.
Dentro de los alcances de la presente invención, como sales son adecuadas las sales fisiológicamente inobjetables de los compuestos de acuerdo con la invención. Esto también abarca las sales que de por sí no son adecuadas para aplicaciones farmacéuticas, pero que pueden utilizarse por ejemplo para la aislación o depuración de los compuestos de acuerdo con la invención.
Las sales fisiológicamente inobjetables de los compuestos de acuerdo con la invención abarcan sales de adición de ácidos de ácidos minerales, ácido carboxílicos y ácidos sulfónicos, por ejemplo sales de ácido clorhídrico, ácido bromhídrico, ácido sulfúrico, ácido fosforito, ácido metansulfónico, ácido etansulfónico, ácido bencensulfónico, ácido toluensulfónico, ácido naftalendisulfónico, ácido acético, ácido trifluoroacético, ácido propiónico, ácido láctico, ácido tartárico, ácido málico, ácido cítrico, ácido fumárico, ácido maleico y ácido benzoico.
Las sales fisiológicamente inobjetables de los compuestos de acuerdo con la invención también abarcan sales de bases usuales, como por ejemplo y preferentemente sales de metales alcalinos (por ejemplo sales de sodio y de potasio), sales alcalinotérreos (por ejemplo sales de calcio y de magnesio) y sales de amonio, derivados de amoniaco o de aminas orgánicas de 1 a 16 átomos de carbono, como por ejemplo y preferentemente etilamina, dietilamina, trietilamina, etildiisopropilamina, monoetanolamina, dietanolamina, trietanolamina, diciclohexilamina, procaína, dibencilamina, /V-metilpiperidina, W-metilmorfolina, arginina, lisina y 1,2-etilendiamina.
Dentro de los alcances de la presente invención el término solvato comprende aquellas formas de los compuestos de acuerdo con la invención que en estado sólido o líquido forman un complejo por coordinación con moléculas de medio solvente. Los hidratos son una forma especial de los solvatos, en los que la coordinación tiene lugar con agua. Dentro de los alcances de la presente invención, como solvatos se prefieren los hidratos.
Además, la presente invención también abarca profármacos de los compuestos de acuerdo con la invención. En este caso, el término “profármaco” designa compuestos que de por sí pueden ser biológicamente activos o inactivos, pero que durante su tiempo de permanencia en el cuerpo son convertidos en compuestos de acuerdo con la invención (por ejemplo, metabólicamente o hidrolíticamente).
Realizaciones especiales
Las siguientes realizaciones se prefieren en particular:
Realización A:
Un ADC de la fórmula

en donde KSP-L- es un compuesto de la siguiente fórmula (II), (IIa), (IIb), (IIc), (IId), (IIe) o de la siguiente fórmula (IIf), el ligador es un anticuerpo anti-TWEAKR (con preferencia particular, un anticuerpo anti-TWEAKR, que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), en especial anticuerpo anti-TWEAK R TPP-2090) y n es un número de 1 a 10:
fórmula (IIf):

en donde
X1 representa N, X2 representa N y X3 representa C;
X1 representa CH, X2 representa C y X3 representa N;
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
A es CO (carbonilo);
R1 es -L-#1, H, -COOH, -CONHNH2 , -(CH2K 3NH2 , -CONZ''(CH2)1-3 NH2 y -CO NZXH 2COOH, en donde Z'' es H o NH2 ;
R2 y R4 es H o -L-#1, o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H o -L-#1;
R3 representa -L-#1 o un alquilo C1-10, que puede estar dado el caso sustituido con -OH, O-alquilo, SH, S-alquilo, O-CO-alquilo, O-CO-NH-alquilo, NH-CO-alquilo, NH-CO-NH-alquilo, S(O)n-alquilo, SO2-NH-alquilo, NH-alquilo, N(alquilo)2 o NH2 (en donde alquilo es preferentemente alquilo C1-3);
R5 es -L-#1, H o F;
R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 (dado el caso fluorado), alquenilo C2 -4 (dado el caso fluorado), alquinilo C2 -4 (dado el caso fluorado), hidroxi o halógeno;
R8 es un grupo alquilo C1 -5 ramificado, que puede estar sustituido con -L-#1; y
R9 es H o F,
en donde uno de los sustituyentes R1, R2, R3, R4, R5, R8 y R10 representa -L-#1, y -L- representa el enlazador y #1 representa el enlace con el anticuerpo,
así como sales, solvatos y sales de los solvatos del ADC.
El enlazador es preferentemente un enlazador
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ es el enlace con KSP y
§§ son el enlace con el anticuerpo, y
L2

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del anticuerpo,
#2 caracteriza el sitio de unión con el grupo L1,
y L1 está representado por la fórmula
#1-(NR10)n-(G1)o-G2-#2
en donde
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO- o

n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO-(preferentemente
-N N -C O —
), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
En este caso, #1 es el enlace con el inhibidor de KSP y #2 es la unión con el grupo de acoplamiento con el ligador (por ejemplo, L2).
Realización B:
Un ADC de la fórmula

en donde KSP-L- es un compuesto de la siguiente fórmula (II), (IIa), (IIb), (Ilc), (IId), (IIe), (IIf) o de la siguiente fórmula (IIg), el ligador es un anticuerpo y n es un número de 1 a 10:
fórmula (IIg):

en donde
X1 representa N, X2 representa N y X3 representa C;
X1 representa CH, X2 representa C y X3 representa N;
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
A es CO (carbonilo);
R1 es -L-#1, H, -COOH, -CONHNH2 , -(CH2K 3NH2, -CONZ''(CH2)1-3 NH2 y -CO NZXH 2COOH, en donde Z'' es H o NH2 ;
R2 y R4 es H o -L-#1, o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H o -L-#1;
R3 representa -L-#1 o un alquilo C1-10, que puede estar sustituido dado el caso con -OH, O-alquilo, SH, S-alquilo, O-CO-alquilo, O-CO-NH-alquilo, NH-CO-alquilo, NH-CO-NH-alquilo, S(O)n-alquilo, SO2-NH-alquilo, NH-alquilo, N(alquilo)2 o NH2 (en donde el alquilo es preferentemente alquilo C1-3);
R5 es -L-#1, H o F;
R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 (dado el caso fluorado), alquenilo C2 -4 (dado el caso fluorado), alquinilo C2 -4 (dado el caso fluorado), hidroxi o halógeno;
R8 es un grupo alquilo C1 -5 ramificado; y
R9 es H o F,
en donde uno de los sustituyentes R1, R2, R3, R4, R5 y R10 representa -L-#1, y
-L- es el enlazador y #1 el enlace con el anticuerpo,
en donde -L- está representado por
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ es el enlace con KSP y
§§ son el enlace con el anticuerpo, y
L2

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del anticuerpo,
#2 caracteriza el sitio de unión con el grupo L1,
y L1 está representado por la fórmula
#1-(NR10)n-(G1)o-G2-#2
en donde
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO- o

n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO-(preferentemente

), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico,
#1 es el enlace con el inhibidor de KSP y #2 es el enlace con el grupo de acoplamiento con el anticuerpo (por ejemplo, L2),
así como sales, solvatos y sales de los solvatos del ADC.
Realización C:
Un ADC de la fórmula

en donde KSP-L- es un compuesto con la siguiente subestructura I(sub), el ligador es un anticuerpo anti-TWEAKR
(con preferencia particular, un anticuerpo anti-TWEAKR, que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ iD NO:169), en especial el anticuerpo anti-TWEAK R TPP-2090), anticuerpo anti-HER2 o anticuerpo anti-EGRF (preferentemente Nimotuzumab) y n es un número de 1 a 10:

en donde
#a representa un enlace con el resto de la molécula;
R1a es -L-#1, H o -(CH2)ü-3Z, en donde Z representa -H, halógeno, -NHY3, -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2CH2O)ü.3-(CH2)0-3Z' e Y3 representa H o -(CH2)ü-3Z', en donde Z' representa H, SO3H, NH2, COOH o -(CO-NH-CHY4)1.3COOH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -L-#1, -CO-CHY4-NHY5 o -(CH2)o-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 -L-#1, H, NH2 , COOH, SO3H, SH u OH y en donde Z representa -H, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
en donde uno de los sustituyentes R1a, R2a, R4a o R10 representa -L-#1,
-L- es el enlazador y #1 es el enlace con el anticuerpo, en donde -L- está representado por
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ es el enlace con KSP y
§§ son el enlace con el anticuerpo, y
L2

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del anticuerpo,
#2 caracteriza el sitio de unión con el grupo L1,
y L1 está representado por la fórmula
#1-(NR10)n-(G1)o-G2-#2
en donde
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO- o

n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO-(preferentemente

), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico,
#1 es el enlace con el inhibidor de KSP y #2 es el enlace con el grupo de acoplamiento con el anticuerpo (por ejemplo, L2),
así como sales, solvatos y sales de los solvatos del ADC.
Realización D:
Un ADC de la fórmula

en donde KSP-L- es un compuesto de la siguiente fórmula (II), (IIa), (IIb), (IIc), (IId), (IIe), (IIf), (IIg) o de la siguiente fórmula (IIh), el ligador es un anticuerpo y n es un número de 1 a 10:
fórmula (IIh):

en donde
X1 representa N, X2 representa N y X3 representa C;
X1 representa CH, X2 representa C y X3 representa N;
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
A es CO (carbonilo);
R1 es -L-#1;
R2 y R4 es H, o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 es H;
R3 es un alquilo C1-10, que puede estar dado el caso sustituido con -OH, O-alquilo, SH, S-alquilo, O-CO-alquilo, O-CO-NH-alquilo, NH-CO-alquilo, NH-CO-NH-alquilo, S(O)n-alquilo, SO2-NH-alquilo, NH-alquilo, N(alquilo)2 o NH2 (en donde alquilo es preferentemente alquilo C1-3) o -MOD;
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRy-, -NRyCO-, CONRy-, -NRyNRy-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que puede estar sustituido cada uno con NHCONH2, -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, pueden estar sustituidos con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
R5 es H o F;
R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 (dado el caso fluorado), alquenilo C2 -4 (dado el caso fluorado), alquinilo C2 -4 (dado el caso fluorado), hidroxi o halógeno;
R8 es un grupo alquilo C1 -5 ramificado; y
R9 es H o F,
en donde -L- es el enlazador y #1 es el enlace con el anticuerpo,
en donde -L- está representado por
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ es el enlace con KSP y
§§ son el enlace con el anticuerpo, y
L2

#1 caracteriza el sitio de unión con el átomo de azufre del anticuerpo,
#2 caracteriza el sitio de unión con el grupo L1,
y L1 está representado por la fórmula
#1-(NR10)n-(G1)o-G2-#2
en donde
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO- o
n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo) y un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente

), en donde cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, #1 el enlace con el inhibidor de KSP y #2 es el enlace con el grupo de acoplamiento con el anticuerpo (por ejemplo, L2),
así como sales, solvatos y sales de los solvatos del ADC.
Realización E:
Un ADC de la fórmula

en donde KSP-L- es un compuesto con la siguiente subestructura I(sub), el ligador es Nimutuzumab y n es un número de 1 a 10:

en donde
#a representa un enlace con el resto de la molécula;
R1a es -L-#1, H o -(CH2)0-3Z, en donde Z representa -H, halógeno, -NHY3, -CO-NY1Y2 o -CO-OY3,
con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2CH2O)0-3-(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 , COOH o -(CO-NH-CHY4)1.3COOH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -L-#1, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa -L-#1, H, NH2, COOH, SO3H, SH u OH y en donde Z representa -H, -CO-NY1Y2 o -CO-OY3 ,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)ü-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
en donde uno de los sustituyentes R1a, R2a, R4a o R10 representa -L-#1,
-L- es el enlazador y #1 es el enlace con el anticuerpo, en donde -L- está representado por
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ es el enlace con KSP y
§§ son el enlace con el anticuerpo, y
L2

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del anticuerpo,
#2 caracteriza el sitio de unión con el grupo L1,
y L1 está representado por la fórmula
#1-(NR10)n-(G1)o-G2-#2
en donde
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO- o

n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2 , -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO-(preferentemente

), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico,
#1 es el enlace con el inhibidor de KSP y #2 es el enlace con el grupo de acoplamiento con el anticuerpo (por ejemplo, L2),
así como sales, solvatos y sales de los solvatos del ADC.
Se prefieren en especial en esta realización cuando KSP-L- presenta la siguiente fórmula (IIi):
fórmula (IIi):

en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH o CF, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
(en donde preferentemente X1 representa CH, X2 representa C y X3 representa N);
R1 representa H,-MOD o -(CH2)o-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' (por ejemplo, -(CH2)ü-3Z') o -CH(CH2W)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH,
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 representa H, -MOD, -CO-CHY4-NHY5 o -(CH2)o-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H, NH2 , SO3H, COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
R4 representa H, -CO-CHY4-NHY5 o -(CH2)o-3Z, preferentemente H,
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, NH2 , SO3H, COOH, SH u OH;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa -L-#1,
R5 representa H, NH2 , NO2 , halógeno (en especial F, Cl, Br), -CN, CF3 , -OCF3, -CH2F, -CH2F, SH o -(CH2)0-3Z, en donde Z representa -H, -OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o Co OH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),
R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)0-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S, en donde cada uno de estos grupos pueden estar sustituidos con -OH, CO2H o NH2 ;
R9 representa H, F, CH3, CF3 , CH2F o CHF2;
L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado,
en donde -MOD representa -(NR10)n-(G1)o-G2-H, en donde
R10 representa H o alquilo C1-C3;
G1 representa -NHCO-, -CONH- o

(en donde, cuando G1 representa -NHCO- o

R10 no es NH2);
n es 0 o 1;
o es 0 o 1; y
G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRy-, -NRyCO-, CONRy-, -NRyNRy-, -So2NRyNRy-, -CONRyNRy-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos en cada caso con NHCONH2, -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, con -NHCONH2 , -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;
así como sus sales, solvatos y sales de los solvatos
Realización F:
Compuestos de la fórmula general:

en donde
X1 representa N, X2 representa N y X3 representa C o X1 representa CH, X2 representa C y X3 representa N; R1 representa H o -(CH2)o-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3, en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)ü.3-(CH2)0-3Z' o -CH(CHW)Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, NH2 , SO3H, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHYV3COOH, en donde W representa H u OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 y R4 representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)o-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 H, NH2, SO3H, COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1-6 lineal o ramificado;
A representa CO, SO, SO2 , SO2NH o CNNH;
R3 representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-1o-O-arilo C6-10 o heterocicloalquilo C5-10, que pueden estar sustituidos con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1 3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH2 o 1-3 grupos -(CH2)o-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -c O-NY1Y2 o -CO-o Y3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H, -(CH2)o-3-CH(NHCOCH3)Z',-(CH2)o-3-CH(NH2)Z' o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa H, F, NH2 , NO2 , halógeno, SH o -(CH2)o-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -c o -n y 1y 2 o -c o -o y 3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)o-3Z' e Y3 representa H o -(CH2)o-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi o halógeno,
R8 representa alquilo C1-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) u oxetano dado el caso sustituido; y
R9 representa H, F, CH3, CF3 , CH2F o CHF2;
así como sus sales, solvatos y sales de los solvatos
Realización G:
La invención también representa un ligador-principio activo de la siguiente fórmula:

en donde LIGADOR representa el ligador (con preferencia: anticuerpo) o bien uno de sus derivados (con preferencia: resto de cisteína), preferentemente un anticuerpo, L representa el enlazador, WS representa el principio activo, preferentemente un inhibidor de KSP, como, por ejemplo, un inhibidor de KSP según la invención de una de las fórmulas (II), (IIa), (IIb), (Me), (IId), (IIe), (IIf), (IIg) o (IIh), m representa un número de 1 a 2, preferentemente 1 y n representa un número de 1 a 50, preferentemente 1,2 a 20 y con preferencia particular, 2 a 8, en donde L presenta una de las siguientes estructuras. En este caso, m es la cantidad de moléculas de principio activo por enlazador y n es un valor medio de la cantidad de conjugados de principio activo-enlazador por LIGADOR. La suma de todos los principios activos que están presentes en una molécula de conjugado también es el producto de m y n.
WS es un principio activo que muestra en animales, con preferencia seres humanos, un efecto local o sistémico o terapéutico. Estos principios activos tienen, por lo general, un peso molecular de menos de 5 kDa, con preferencia menos de 1,5 kDa. Los principios activos preferidos son sustancias antiproliferativas, por ejemplo, sustancias citotóxicas o citostáticas. Los principios activos preferidos son sustancias citotóxicas, inhibidores de la angiogénesis, inhibidores del ciclo celular, inhibidores de PI3-quinasa o m-TOR, inhibidores de la cascada de señalización de MAPK, inhibidores de HDAC, inhibidores de proteasoma, inhibidores de PARP, inhibidores de la cascada de señalización Wnt/Hedgehog e inhibidores de ARN polimerasa. Las sustancias citotóxicas son, entre otras, sustancias intercalantes o de unión a ADN, sustancias alquilantes de ADN, sustancias estabilizantes o desestabilizantes de microtubulina, inhibidores de compuestos de platino y topoisomerasa I. Las sustancias que se unen a ADN ilustrativas son, por ejemplo, antraciclinas como doxorrubicina o daunorrubicina. Las sustancias alquilantes de ADN ilustrativas son, por ejemplo, calicemicinas, temozolomida o ciclofosfamida y derivados. Las sustancias estabilizantes o desestabilizantes de microtubulina ilustrativas son, por ejemplo, taxano como, por ejemplo, paclitaxel, docetaxel, maitansinoide y auristatina, tubulisina, vinca alcaloide, epotilonas y sus derivados. Los ejemplos de maitansinoides son maitansina, maitansinol, DM-1 y DM-4 (ver, por ejemplo, la patente US US5208020). Los ejemplos de auristatinas son auristatina E, monometilauristatina E (MMAE), auristatina F, monometilauristatina F (MMAF) y dolastina (ver, entre otros, los documentos WO 09/117531, WO 2005/081711, WO 04/010957; WO02/088172 o WO01/24763). Los ejemplos de alcaloides vinca son vincristina o vinblastina. Los ejemplos de epotilonas son epotilona A, B, C, D, E o F (ver, entre otros, los documentos WO 98/13375; WO 2004/005269; WO 2008/138561; WO 2009/002993; WO 2009/055562; WO 2009/012958; WO 2009/026177; WO 2009/134279; WO 2010/033733; WO 2010/034724; WO 2011/017249; WO 2011/057805). Los ejemplos de compuestos de platino son cisplatino o carboplatino. Los ejemplos de inhibidores de topoisomerasa I son camptotecina y derivados. Los es de inhibidores de la angiogénesis son inhibidores de MetAP2, como, por ejemplo, fumagilol. Los ejemplos de inhibidores del ciclo celular son inhibidores de CDK (por ejemplo, BMS-387032 o PD0332991), inhibidores de rho-quinasa como, por ejemplo, GSK429286, inhibidores de p Lk como, por ejemplo, volasertib, inhibidores de aurora-quinasa como, por ejemplo, AZD1152 o MLN805Z. Los ejemplos de los inhibidores de la cascada de señalización de MAPK son, entre otros, inhibidores de MEK (por ejemplo, PD0325901), inhibidores de Ras, inhibidores de JNK, inhibidores de B-Raf (por ejemplo, SB590885) o inhibidores de p38 MAPK (por ejemplo, SB202190). Los ejemplos de inhibidores de HDAC son belinostat o givinostat. Los ejemplos de inhibidores de PARP son iniparib u olaparib. Los ejemplos de inhibidores de ARN polimerasa son amatoxinas como, por ejemplo, alfa-amantina, amanina o amanulina. Los principios activos de especial preferencia son alcaloides vinca, auristatinas, maitansinoides, tubulisina, duocarmicina, inhibidores de quinasa, inhibidores de MEK e inhibidores de KSP.
En este caso, L representa una de las siguientes fórmulas A3 o A4

en donde #1 caracteriza el sitio de unión con el átomo de azufre del ligador, #2 caracteriza el sitio de unión con el principio activo, x es 1 o 2 y R22 representa COOH, COOR, COR (con R = alquilo Ci-3), CONH2, Br, preferentemente COOH.
L1 presenta el mismo significado que antes. Con preferencia, -L1-#2 está representado por la siguiente fórmula:
#3-(NR10)n-(G1)o-G2-#2
en donde
#3 caracteriza el sitio de unión con el átomo de nitrógeno
R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO-, -c On H- o

(en donde cuando G1 es NHCO o

R10 no es NH2),
n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRy-, -NRyCO-, -C(NH)NRy-, -CONRy-, -NRyNRy-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos en cada caso con NHCONH2, -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O- (en donde Rx representa H, alquilo C1-C3 o fenilo) y/o un heterociclo aromático o no aromático de 3 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2- (preferentemente

), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, pueden estar sustituidas con -NHCONH2 , -COOH, -OH, -NH2 , NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
Otros grupos de interrupción en G2 son, con preferencia,

en donde Rx representa H, alquilo C1-C3 o fenilo.
En el conjugado según la invención o en una mezcla de los conjugados según la invención, las ligaciones en un resto de cisteína del ligador están presentes preferentemente en más del 80%, con preferencia particular, en más del 90%, con preferencia particular (respecto a la cantidad total de ligaciones del enlazador con el ligador) en una de las dos estructuras de la fórmula A3 o A4.
Los conjugados con los enlazadores de la fórmula A3 o A4 se pueden obtener por acoplamiento del ligador con los correspondientes derivados bromados de las siguientes fórmulas A3' o A4':

Estos derivados bromados de la fórmula A3' o A4' se pueden obtener por reacción de HOOCCH2CHBrCOOR22 o bien HOOCCHBrCH2COOR22 con un grupo amino del ligador, tal como se visualiza en los siguientes esquemas 30 a 32 a modo de ejemplo.
Esquema 30:

[a): tetrafluoroborato de 2-bromo-1-etilpindinio (BEP), DCM, piridina, TA; b) cloruro de zinc, tnfluoroetanol, 50 °C, Ed TA; c) 3-4 equivalentes de TCEP, tampón de PBS; d) tampón de PBS, 20h RT.]
Esquema 31:

[a): tetrafluoroborato de 2-bromo-1 -etilpiridinio (BEP), DCM, piridina, RT; b) cloruro de zinc, trifluoroetanol, 50 °C, e Dt A; c) 3-4 equivalentes de TCEP, tampón de PBS; d) tampón de PBS, 20h RT.]
Realización H:
La invención proporciona también el ligador-principio activo de la siguiente fórmula general:

en donde LIGADOR representa el ligador (preferentemente: anticuerpo) o bien uno de sus derivados (preferentemente: resto de cisteína), preferentemente un anticuerpo, L representa el enlazador, WS representa el principio activo, preferentemente un inhibidor de KSP como, por ejemplo, un inhibidor de KSP según la invención de una de las fórmulas (II), (IIa), (III) o (IIIa), m representa un número de 1 a 2, preferentemente 1 y n representa un número de 1 a 50, preferentemente 1,2 a 20 y con preferencia particular, 2 a 8, en donde L presenta una de las siguientes estructuras. En este caso, m representa la cantidad de moléculas de principio activo por enlazador y n es un valor medio de la cantidad de conjugados de principio activo-enlazador por LIGADOR. La suma de todos los principios activos que están presentes en una molécula de conjugado también es el producto de m y n.
En este caso, L representa:

en donde #1 caracteriza el sitio de unión con el átomo de azufre del ligador, #2 caracteriza el sitio de unión con el principio activo y R22 representa COOH, COOR, COR (con R = alquilo C1-3), CONH2, Br, preferentemente COOH. La unión con el átomo de azufre del ligador puede presentar así una de las siguientes estructuras:

En el caso de los conjugados de principio activo-ligador, que contienen más de una molécula de principio activo WS por conjugado de principio activo-ligador, pueden estar presentes ambas estructuras según las fórmulas A1 y/o A2 en un conjugado de principio activo-ligador. Como en el caso de los conjugados de principio activo-ligador según la invención se puede tratar de una mezcla de distintos conjugados de principio activo-ligador, también es posible que en esta mezcla estén contenidos conjugados de principio activo-ligador tanto con la fórmula A1 o fórmula A2 como también con la fórmula A1 y A2.
L5 es un grupo seleccionados de -(CH2)m-(CHRS)n-(OCH2CH2)o-(X)p-(CH2)q-, en donde m, n, o, p y q presentan, de modo independiente entre sí, los siguientes valores: m = 0-10; n = 0 o 1; o = 0-10; p = 0 o 1; y q=0-10, en donde m+n+o = 1-15, preferentemente 1-6. X representa un hetero- u homociclo aromático o no aromático de 5 o 6 miembros, preferentemente -C6H4- o -C6H10-. RS representa un grupo ácido, preferentemente -COOH o SO3H dar.
L6 es un grupo seleccionado de -CONH-, -OCONH-, -NHCO-, -NHCOO-,
o 
en donde r es 1, 2 o 3.
L7 es un enlace simple o un grupo seleccionado de una cadena hidrocarbonada lineal o ramificada con 1 a 10 0 (preferentemente 1 a 1 0 ) átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2 , -NRy-, -NRyCO-, -C(NH)NRy-, -CONRy-, -NRyNRy-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que pueden estar sustituidos en cada caso con NHCONH2, -COOH, -OH, -NH2, NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O-(en donde Rx representa H, alquilo C1-C3 o fenilo) y/o un heterociclo aromático o no aromático de 3 a 10 miembros, preferentemente de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
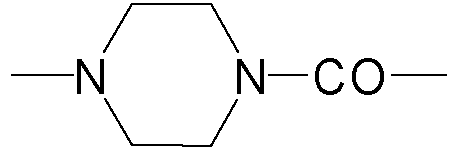
), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2 , NH-CNNH2 , sulfonamida, sulfona, sulfóxido o ácido sulfónico.
L5 es preferentemente un grupo -(CH2)m-(CHRS)n-(OCH2CH2)o-(X)p-(CH2)q-, en donde m = 1-3, n = 0, o = 0-7, p = 0 y q = 0 o 1. Con preferencia especiales un grupo -(CH2)m-(CHRS)n-(OCH2CH2)o-(X)p-(CH2)q-, en donde m = 1o 2 , n = 0 , o = 0 o 1 , p = 0 y q = 0 o 1.
L6 es preferentemente un grupo seleccionados de -CONH- y -NHCO-.
L7 es preferentemente un enlace simple o -[(CH2)x-(X4)i]w-(CH2)z'
en donde
w = 0 a 2 0 ;
x = 0 a 5;
y = 0 o 1 ;
z = 1 a 5; y
X4 -O-, -CONH-, -NHCO- o

Con preferencia especial, L7 es un enlace simple o un grupo -[(CH2)x-NHCO-)], en donde x = 1 a 5.
Con preferencia especial, -L5-L6-L7- representa -(CH2)m-(CHRS)n-(OCH2CH2)o-(X)p-(CH2)q— NHCO--[(CH2)x-NHCO-)], en donde m = 1 o 2 , n = 0 , o = 0 o 1 , p = 0 y q = 0 o 1 y x = 1-5 .
Sin embargo, también es posible que estas dos estructuras estén presentes juntas en el conjugado según la invención.
Estos conjugados de ligador-principio activo pueden preparar según la invención a partir de los compuestos de la fórmula

en donde L presenta la siguiente fórmula A’:

Con preferencia, la reacción de A’ en A se lleva a cabo por agitación en un tampón con un valor de pH de 7,5 a 8,5, preferentemente 8, a una temperatura por debajo de los 37 °C, preferentemente 10 a 25 °C, durante un período de hasta 40 horas, preferentemente 1 a 15 horas.
Realización I:
Un conjugado de anticuerpos de la fórmula

en donde
R2, R4 y R5 representan H;
R3 representa -CH2OH;
R1 representa -L1-L2-LIGADOR, en donde
L1

en donde #2 representa la unión con L2 y #1 representa la unión con la otra unión;
y L2 representa una o ambas de las siguientes estructuras de las fórmulas A5 y A6:

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del ligador,
#2 caracteriza el sitio de unión con el grupo L1, y
R22 representa COOH, COOR, COR, CONHR (con R = alquilo Ci-3), CONH2 , preferentemente COOH.
En un conjugado según la invención o bien en una mezcla de los conjugados según la invención, las ligaciones están presentes en un resto de cisteína del ligador preferentemente en más del 80 %, con preferencia particular, en más del 90 % (en cada caso, respecto de la cantidad total de ligaciones del enlazador con el ligador), con preferencia particular, en una de las dos estructuras de la fórmula A5 o A6:
En este caso, las estructuras de la fórmula A5 o A6 están presentes, por lo general, juntas, preferentemente en una relación de 60:40 a 40:60 respecto a la cantidad de enlaces con el ligador. Las demás uniones están presentes luego en la estructura.

El ligador es preferentemente una proteína o péptido de ligador, con preferencia particular, es un anticuerpo monoclonal humano, humanizado o quimérico o uno de sus fragmentos que se une con antígeno, en especial un anticuerpo anti-TWEAKR o uno de sus fragmentos que se unen a antígeno o un anticuerpo anti-EGFR o uno de sus fragmentos que se unen a antígeno. Se prefieren en especial un anticuerpo anti-TWEAKR, que se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), en especial el anticuerpo anti-TWEAKR TPP-2090 o los anticuerpos anti-EGFR Cetuximab o Nimotuzumab. Alternativamente, con el ligador también puede haber un resto de cisteína.
Utilización terapéutica
Entre las enfermedades hiperproliferativas, para cuyo tratamiento es posible emplear los compuestos de acuerdo con la invención, figura en especial el grupo de las enfermedades de cáncer y tumores. Dentro de los alcances de la presente invención se entienden en especial las enfermedades siguientes, pero sin limitación: carcinomas de mama y tumores de mama ((carcinoma de mama inclusive formas ductales y lobulares, también in situ), tumores de las vías respiratorias (carcinoma de células pequeñas y no pequeñas, carcinoma bronquial), tumores del cerebro (por ejemplo del tronco encefálico y del hipotálamo, astrocitoma, ependimoma, glioblastoma, glioma, medulloblastoma, meningioma como tumores neuro-ectodérmicos y pineales), tumores de los órganos digestivos (carcinoma de tubo digestivo, estómago, vesícula, intestino delgado, intestino grueso, recto y anal), tumores de hígado (entre otros, carcinoma hepatocelular, colangiocarcinoma y colangiocarcinoma hepatocelular mixto), tumores de la región de cabezal y cuello
(melanomas de laringe, hipofaringe, nasofaringe, orofaringe, de labios y de cavidad bucal, oral), tumores de la piel (basalioma, espinalioma, carcinoma epitelial de plaquetas), sarcoma de Kaposi, melanoma maligno, cáncer de piel no de tipo melanoma, cáncer de piel de células de Merkel, tumores de mastocitos), tumores del tejido de sostén y conectivo (entre otros, sarcoma de partes blandas, osteosarcoma, histiocitoma fibroso maligno, condriosarcoma, fibrosarcoma, hemangiosarcoma, leiomiosarcoma, liposarcoma, linfosarcoma y rhabdomiosarcoma), tumores de los ojos (entre otros melanoma intraocular y retinoblastoma), tumores de las glándulas endocrinas y exocrinas (por ejemplo de las glándulas tiroides y paratiroides, carcinoma de páncreas y de glándulas salivales, adenocarcinoma), tumores del tracto urinario (tumores de vejiga, pene, riñones, pelvis y uréteres) axial como también tumores de los órganos reproductores (carcinoma de endometrio, cerviz, de ovario, vaginal, vulva, y útero en la mujer, como también de próstata y testículos en el hombre). Esto incluye también las enfermedades proliferativas de la sangre, del sistema linfático y de la médula espinal, en forma sólida y como células circulantes, tales como leucemias, linfomas y enfermedades mieloprolifertivas, por ejemplo, mieloide aguda, leucemias linfoblásticas agudas, linfoblásticas crónicas, linfocíticas crónicas, mielógenas crónicas, y de células pilosas, como también linfomas relacionadas con SIDA, linfoma de Hodgkin, linfoma no de Hodgkin, linfoma de células T cutáneas, linfoma de Burkitt y linfomas en el sistema nervioso central. Estas enfermedades del ser humano, bien diferenciadas, pueden presentarse con etiologías comparables también en otros mamíferos y eventualmente ser tratadas en éstos con los compuestos de la presente invención.
El tratamiento de las enfermedades de cáncer mencionadas en lo que precede mediante los compuestos de acuerdo con la invención abarca tanto un tratamiento de los tumores sólidos como también un tratamiento de sus formas metabolizadas o circulantes.
Dentro de los alcances de esta invención, los términos "tratamiento" o "tratar" se utilizan de manera convencional y se refieren al cuidado, atención y supervisión de un paciente con la finalidad de combatir, disminuir, debilitar la desviación del estado de salud o de ocasionar una mejoría por el paciente, y de mejorar las condiciones de vida que han sido afectadas por la enfermedad, como por ejemplo en el caso de una enfermedad de cáncer.
Por lo tanto, otro objeto de la presente invención es la utilización de los compuestos de acuerdo con la invención para el tratamiento y/o prevención de enfermedades, en especial de las enfermedades mencionadas en lo que precede.
Otro objeto de la presente invención es la utilización de los compuestos de acuerdo con la invención para la producción de un medicamento destinado al tratamiento y/o prevención de enfermedades, en especial de las enfermedades mencionadas en lo que precede.
Otro objeto de la presente invención es son los compuestos de acuerdo con la invención para la utilización en un procedimiento para el tratamiento y/o prevención de enfermedades, en especial de las enfermedades mencionadas en lo que precede.
Otro objeto de la presente invención son los compuestos para la utilización en un procedimiento para el tratamiento y/o prevención de enfermedades, en especial de las enfermedades mencionadas en lo que precede, bajo la utilización de una cantidad efectiva de por lo menos uno de los compuestos de acuerdo con invención.
Los compuestos de acuerdo con la invención pueden emplearse solos o en caso de necesidad en combinación con una o varias otras sustancias farmacológicamente efectivas, siempre y cuando estas combinaciones no conduzcan a efectos secundarios indeseables e inaceptables. Por ello, otro objeto de la presente mención son medicamentos que contengan por lo menos uno de los compuestos de acuerdo con la invención y uno u otros principios activos, en especial para el tratamiento y/o prevención de las enfermedades mencionadas en lo que precede.
A modo de ejemplo, se pueden combinar los compuestos de la presente invención con conocidas sustancias antihiperproliferativas, citostáticas o citotóxicas para el tratamiento de enfermedades cancerosas. Como principios activos combinados apropiados se han de mencionar, a modo de ejemplo:
131I-chTNT, abarelix, abiraterona, aclarrubicina, afatinib, aflibercept, aldesleuquina, alemtuzumab, alisertib, alitretinoína, alfaradina (cloruro de radio 223), altretamina, aminoglutetimida, AMP-514, amrubicina, amsacrina, anastrozol, arglabina, trióxido de arsénico, asparaginasa, AT9283, axitinib, azacitidina, basiliximab, belotecano, bendamustina, bevacizumab, bexaroteno, bicalutamida, bisantreno, bleomicina, BMS-936559, bosutinib, bortezomib, brentuximab vedotina, buserelina, busulfano, cabazitaxel, cabozantinib, folinato de calcio, levofolinato de calcio, capecitabina, carboplatino, carfilzomib (inhibidor de proteasoma), carmofur, carmustina, catumaxomab, celecoxib, celmoleuquina, cetuximab, cloroambucilo, cloromadinona, clorometina, cisplatino, cladribina, ácido clodrónico, clofarabina, copanlisib, crisantaspasa, crizotinib, ciclofosfamida, CYC116 , ciproterona, citarabina, dacarbazina, dactinomicina, darbepoyetina-alfa, dabrafenib, danusertib, dasatinib, daunorubicina, decitabina, degarelix, denileuquina-diftitox, denosumab, deslorelina, cloruro de dibrospidio, docetaxel, doxifluridina, doxorrubicina, doxorrubicina estrona, eculizumab, edrecolomab, acetato de eliptinio, eltrombopag, endostatina, ENMD-2076, enocitabina, epirrubicina, epitiostanol, epoyetina-alfa, epoyetina-beta, eptaplatino, eribulina, erlotinib, estradiol, estramustina, etopósido, everolimus, exemestano, fadrozol, filgrastim, fludarabina, fluoruracilo, flutamida, formestano, fotemustina, fulvestrant, nitrato de galio, ganirelix, gefitinib, gemcitabina, gemtuzumab, glutoxim, goserelina, diclorhidrato de histamina, histrelina, hidroxicarbamida, semillas I-125, ácido ibandrónico, ibritumomab-tiuxetano, ibrutinib, idarrubicina, ifosfamida, imatinib, imiquimod, INCB24360, improsulfano, interferón-alfa, interferón-beta, interferón-gamma, ipilimumab, irinotecano, ixabepilona, lambrolizumab, lanreotida, lapatinib, lenalidomida,
lenograstim, lentinano, letrozol, leuprorelin, levamisol, lisurida, lobaplatino, lomustina, lonidamina, masoprocol, medroxiprogesterona, megestrol, melfalano, mepitiostano, mercaptopurina, metotrexat, metoxsaleno, metilaminolevulinato, metiltestosterona, mifamurtida, miltefosina, miriplatino, mitobronitol, mitoguazona, mitolactol, mitomicina, mitotano, mitoxantrona, MLN-8054, inhibidores de Mps1 (publicados en el documento WO 2013/087579, en especial el Ejemplo 01.01, WO 2014/131739, en especial el Ejemplo 2), nedaplatino, nelarabina, nemorrubicina, nilotinib, nilutamida, nimotuzumab, nimustina, nitracrina, nivolumab, NMS-P715, NMS-P937, ofatumumab, omeprazol, oprelvekina, oxaliplatino, terapia génica p53, paclitaxel, palbociclib, palifermin, semilla de paladio 103, ácido pamidrónico, panitumumab, pazopanib, pegaspargasa, PEG-epoyetina-beta (metoxi-PEG-epoyetina-beta), pegfilgrastim, peg-interferón-alfa-2b, pemetrexed, pentazocina, pentostatina, peplomicina, perfosfamida, picibanilo, pirarrubicina, plerixafor, plicamicina, poliglusam, fosfato de poliestradiol, polisacárido K, ponatinib, porfímero sodio, pralatrexat, prednimustina, procarbazina, quinagolid, R763, raloxifeno, raltitrexed, ranimustina, razoxano, refametinib, regorafenib, ácido risedrónico, rituximab, romidepsina, romiplostim, roninciclib, ruxolitinib, sargramostim, sipuleucel-T, sizofirano, sobuzoxano, glicididazol de sodio, SNS-314, sorafenib, estreptozocina, sunitinib, talaporfina, tramibaroteno, tamoxifeno, tasonermina, teceleuquina, tegafur, tegafur gimeracilo oteracilo, temoporfina, temozolomida, temsirolimus, tenipósido, testosterona, tetrofosmina, talidomida, tiotepa, timalfasina, TKM-PLK1, tioguanina, tocilizumab, topotecano, toremifeno, tositumomab, tozasertib, trabectedina, trametinib, trastuzumab, trastuzumab emtansina, treosulfano, tretinoína, trilostano, triptorelina, trofosfamida, triptófano, ubenimex, valrubicina, vandetanib, vapreotid, vemurafenib, vinblastina, vincristina, vindesina, vinflunina, vinorelbina, volasertib, vorinostato, vorozol, XL228, microesferas de vidrio de itrio 90, zinostatina, estimalámero de zinostatina, ácido zoledrónico, zorrubicina. Más allá de ello, se pueden combinar los compuestos de la presente invención, por ejemplo, con ligadores, que se puede unir, a modo de ejemplo, con los siguientes blancos: OX-40, CD137/4-1BB, DR3, IDO1/IDO2, LAG-3, cD40. Además de ello, los compuestos de acuerdo con la invención pueden emplearse también en combinación con una terapia de rayos y/o en combinación con una intervención quirúrgica.
En términos generales, mediante la combinación de los compuestos de la presente invención con otros agentes efectivos desde el punto de vista citostáticos o citotóxico, pueden perseguirse los siguientes objetivos:
• una efectividad mejorada gracias al frenado del crecimiento del tumor, por la reducción de su tamaño o aún en caso de su eliminación completa en comparación con el tratamiento con una sustancia efectiva sola;
• la posibilidad de aplicar la quimioterapéutica con una dosificación más reducida que en el caso de la monoterapia;
• la posibilidad de una terapia más tolerable con menos efectos secundarios en comparación con la administración única;
• la posibilidad de tratar un espectro más amplio de enfermedades tumorales;
• lograr un coeficiente de respuesta más elevado con respecto a la terapia,
• un tiempo de supervivencia más prolongado para el paciente en comparación con la terapia estándar actual. Además de ello, los compuestos de acuerdo con la invención pueden emplearse también en combinación con una terapia de rayos y/o en combinación con una intervención quirúrgica
Otro objeto de la presente invención son medicamentos que contienen por lo menos un compuesto de acuerdo con la invención, usualmente junto con una o varias sustancias auxiliares inertes, no tóxicas, farmacéuticamente adecuadas, como también su utilización para las finalidades anteriormente mencionadas.
Los compuestos de acuerdo con la invención pueden actuar sistémicamente y/o localmente. A tal efecto se los puede aplicar de manera adecuada, como por ejemplo por vía parenteral, posiblemente por vía de inhalación o bien como implante o bien stent.
Para estas vías de aplicación es posible administrar los compuestos de acuerdo con la invención en formas de aplicación adecuadas.
La aplicación parenteral puede efectuarse evitando la etapa de una resorción (por ejemplo, por vía intravenosa, intraarterial, intracardíaca, intraespinal, o intralumbar) o bajo la inclusión de una resorción (por ejemplo, por vía intramuscular, subcutánea, intracutánea, percútanla o intraperitoneal). Para la aplicación parenteral, como formas de aplicación son adecuados entre otros los preparados inyectables y de infusión en forma de soluciones, suspensiones, emulsiones o liofilizados. Se prefiere la aplicación parenteral, en especial la aplicación intravenosa.
En términos generales, en el caso de la aplicación parenteral ha demostrado ser ventajoso administrar cantidades de aproximadamente 0,001 hasta 1 mg/kg, preferiblemente de aproximadamente 0,01 a 0,5 mg/kg de peso corporal, para lograr resultados efectivos.
A pesar de ello puede ser eventualmente necesario apartarse de las cantidades mencionadas, específicamente en
función de peso corporal, vía de aplicación, comportamiento individual del paciente frente al principio activo, tipo de preparado y momento o bien intervalo en el que tiene lugar la aplicación. De esta manera, en algunos casos podrá ser suficiente arreglárselas con cantidades inferiores a la cantidad mínima anteriormente mencionada, mientras que en otros casos será necesario superar el límite superior. En el caso de aplicarse cantidades mayores puede ser recomendable distribuir éstas en varias administraciones individuales a lo largo del día.
Ejemplos
Los siguientes ejemplos explican la invención. La invención no se limita a los ejemplos.
En los siguientes ensayos y ejemplos, y a menos que se indique otra cosa, las indicaciones porcentuales son porcentajes del peso; las partes son partes en peso. Las relaciones entre los solventes, relaciones de dilución e indicaciones de concentraciones de las soluciones líquido/líquido se refieren en cada caso al volumen.
Vías de síntesis:
Son ilustrativas para los ejemplos de realización en los siguientes esquemas las vías de síntesis ejemplares respecto de los ejemplos de realización:
Esquema 1:
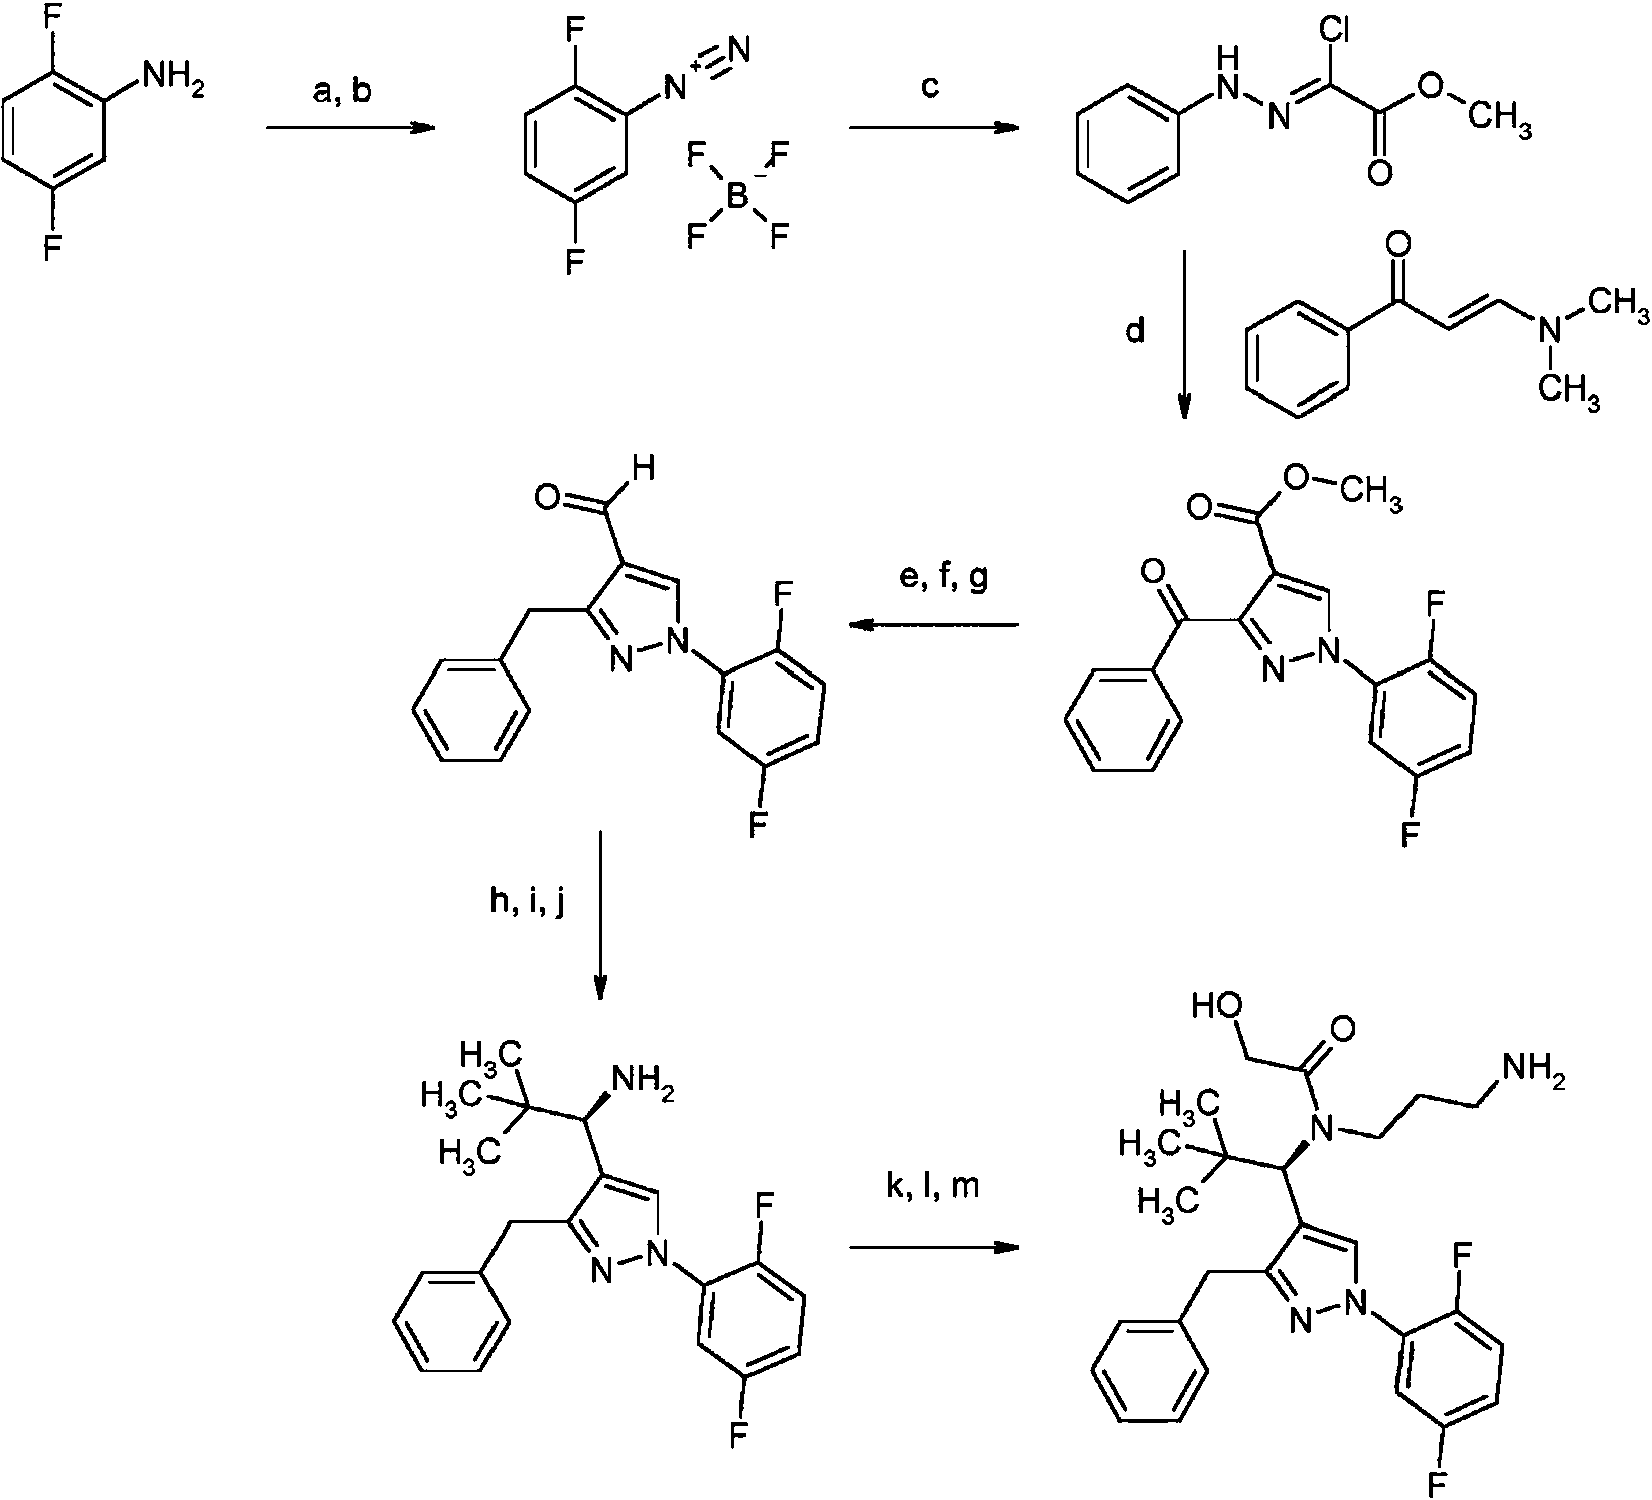
[a): por ejemplo, BF3OEt2 , THF, 0 °C; b): por ejemplo, isoamilnitrito, -10 °C, 0,5 h; c): por ejemplo, metil-2-cloro-3-oxobutanoato, piridina, agua, -5 °C; d): por ejemplo, NEt3 , Toluol, RT; e): por ejemplo, Et3SiH, TFA, RT; f): por ejemplo, LiBH4 , THF, 60 °C; g): por ejemplo, peryodinano de Dess-Martin, DCM, RT; h): por ejemplo, amida de ácido (R)-(+)-metil-2-propansulfinoico, isopropilato de titanio (IV), THF, RT; i): por ejemplo, terc-BuLi, pentano, THF, -78 °C; j): por ejemplo, HCl en dioxano, THF, MeOH, RT; k): por ejemplo, 3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propanal, NaB(OAc)3H, AcOH, DCM, RT; l): por ejemplo, 2-cloro-2-oxoetilacetato, NEt3, DCM, RT; m): por ejemplo, metilamina, agua, EtOH, 50 °C]
Esquema 2:

[a): por ejemplo, terc-butil-N-(terc-butoxicarbonil)-5-oxo-L-norvalinato, NaB(OAc)3H, AcOH, DCM, RT; b): por ejemplo, 2-cloro-2-oxoetilacetato, NEt3, DCM, RT; c): por ejemplo, metilamina, agua, EtOH, 60 °C; d): por ejemplo, THF, d Cm , 50 °C; e): por ejemplo, Boc2O, NEt3, DCM, RT; f): por ejemplo, ácido trifluoroacético-1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1), hAt U, diisopropiletilamina, DMF, RT; f): por ejemplo, TFA, DCM, RT]
Esquema 3: Síntesis de ADC ligados a cisteína

Esquema 4: Síntesis de ADC ligados a cisterna

Esquema 5: Síntesis de ADC ligados a cisteína

Esquema 6: Síntesis de ADC ligados a cisterna

Esquema 7

[a): por ejemplo, triacetoxiborhidruro de sodio, ácido acético, DCM, RT; b) por ejemplo, cloruro de acetoxiacetilo, NEt3, d CM, RT; c) por ejemplo, LiOH, THF/agua, RT; d) por ejemplo, H2, Pd-C, EtOH, r T; e) por ejemplo, Teoc-OSu, NEt3, dioxano, RT; f) por ejemplo, Fmoc-Cl, diisopropiletilamina, dioxano/agua 2:1, RT]
Esquema 8

[a): por ejemplo, triacetoxiborhidruro de sodio, ácido acético, DCM, RT; b) por ejemplo, cloruro de acetoxiacetilo, NEt3, d CM, r T; c) por ejemplo, LiOH, metanol, RT; d) por ejemplo, H2, Pd-C, EtOH, RT; e) por ejemplo, Teoc-OSu, NEt3, dioxano, RT; f) por ejemplo, TFA, DCM, RT; e) por ejemplo Boc2O, diisopropiletilamina, DCM, RT]
Esquema 9

[a): por ejemplo, bromuro de bencilo, CS2CO3 , DMF, RT; b) por ejemplo, Pd(dppf)2Ch, DMF, Na2CÜ3 , 85 °C; c) por ejemplo, LiAlH4 , THF, 0 °C; MnO2 , DCM, RT; d) por ejemplo, Ti(iOPr)4 , THF, RT; e) por ejemplo, tBuLi, THF, -78 °C; MeOH, NH4Cl; f) por ejemplo, HCl/1,4-dioxano]
Esquema 10: Síntesis de ADC ligados a cisteína

Esquema 11: Síntesis de ADC ligados a cisteína a través de amidas de ácido succínico hidrolizadas
Este procedimiento se usó en especial en caso de ADCs con L1 = CH2, a fin de convertir estos ADCs en la forma de unión de cadena abierta.
Esquema 12:

[a): triacetoxiborhidruro de sodio, ácido acético, DCM, RT; b) cloruro de acetoxiacetilo, diisopropiletilamina, DCM, RT; c) LiOH, MeOH, RT; d) ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) HATU, DMF, diisopropiletilamina, RT; e) cloruro de zinc, trifluoroetanol, 50 °C, EDTA.]
Esquema 13:

[a): HATU, DMF, diisopropiletilamina, RT; b) cloruro de zinc, trifluoroetanol, 50 °C, EDTA.] Esquema 14:
[a): triacetoxiborhidruro de sodio, ácido acético, DCM, RT; b) cloruro de acetoxiacetilo, trietilamina, DCM, RT; c) LiOH, MeOH, RT; d) ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) HATU, DMF, diisopropiletilamina, RT; e) cloruro de zinc, trifluoroetanol, 50 °C, EDTA.]
Esquema 15:
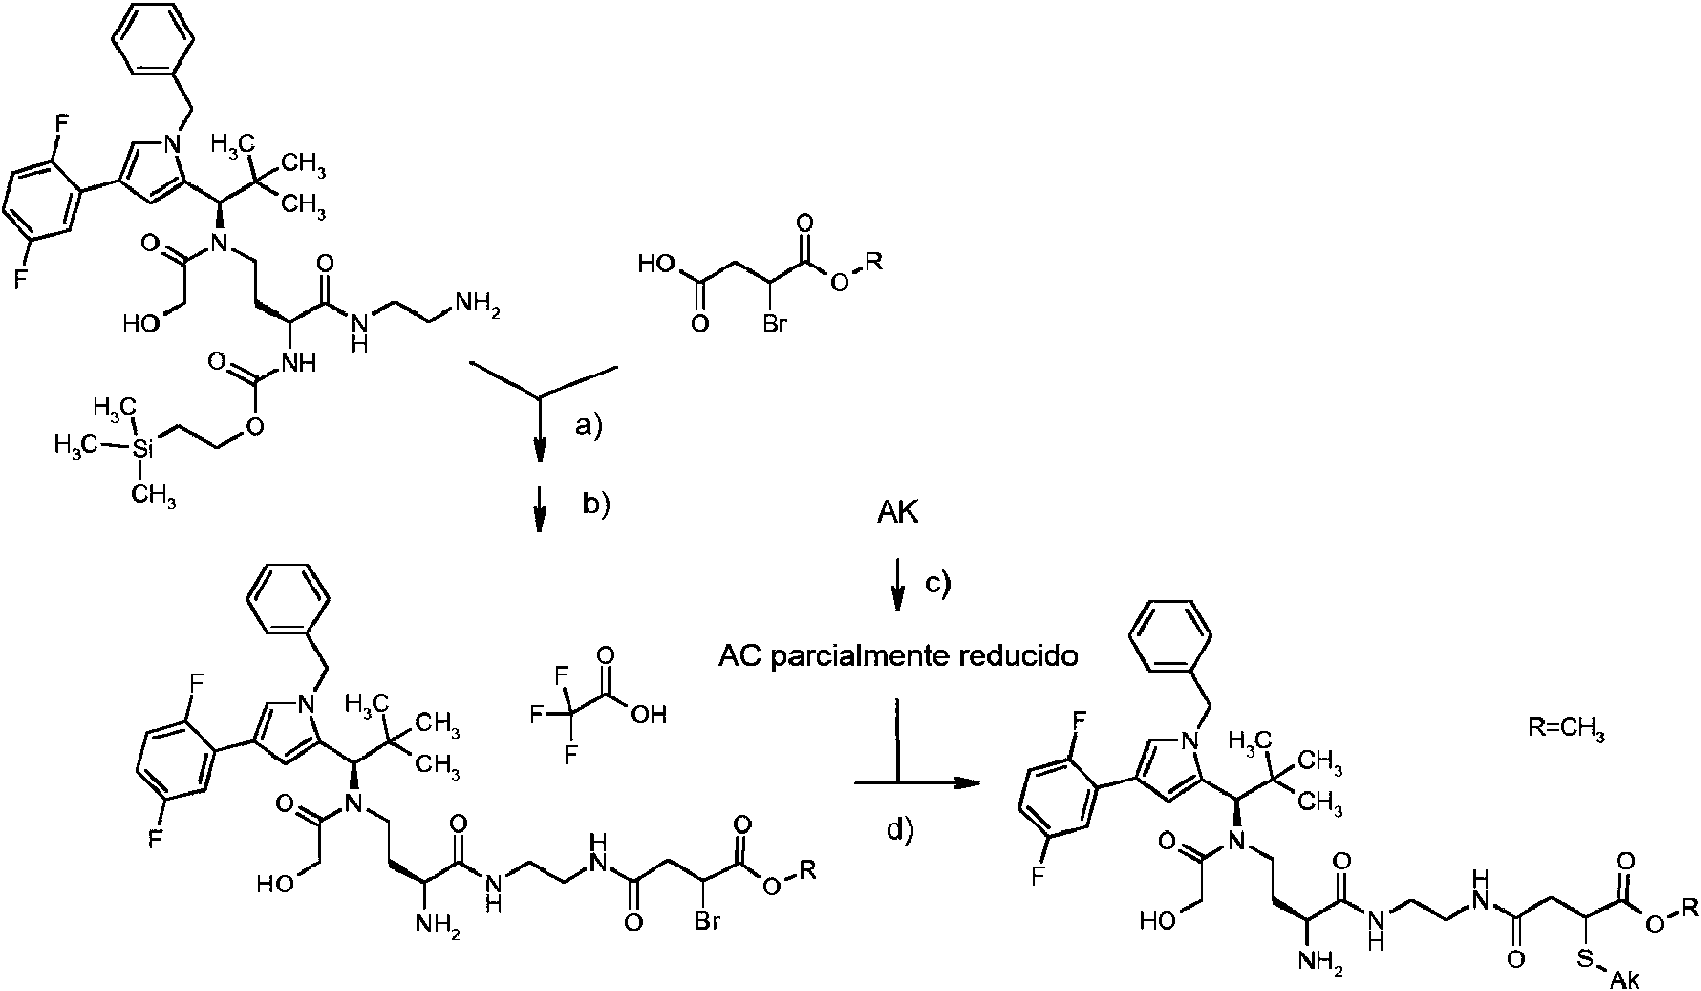
[a): tetrafluoroborato de 2-bromo-1-etilpiridinio (BEP), DCM, piridina, RT; b) cloruro de zinc, trifluoroetanol, 50 °C, e Dt A; c) 3-4 equivalentes de TCEP, tampón de PBS; d) tampón de PBS, 20h RT.]
Esquema 16:
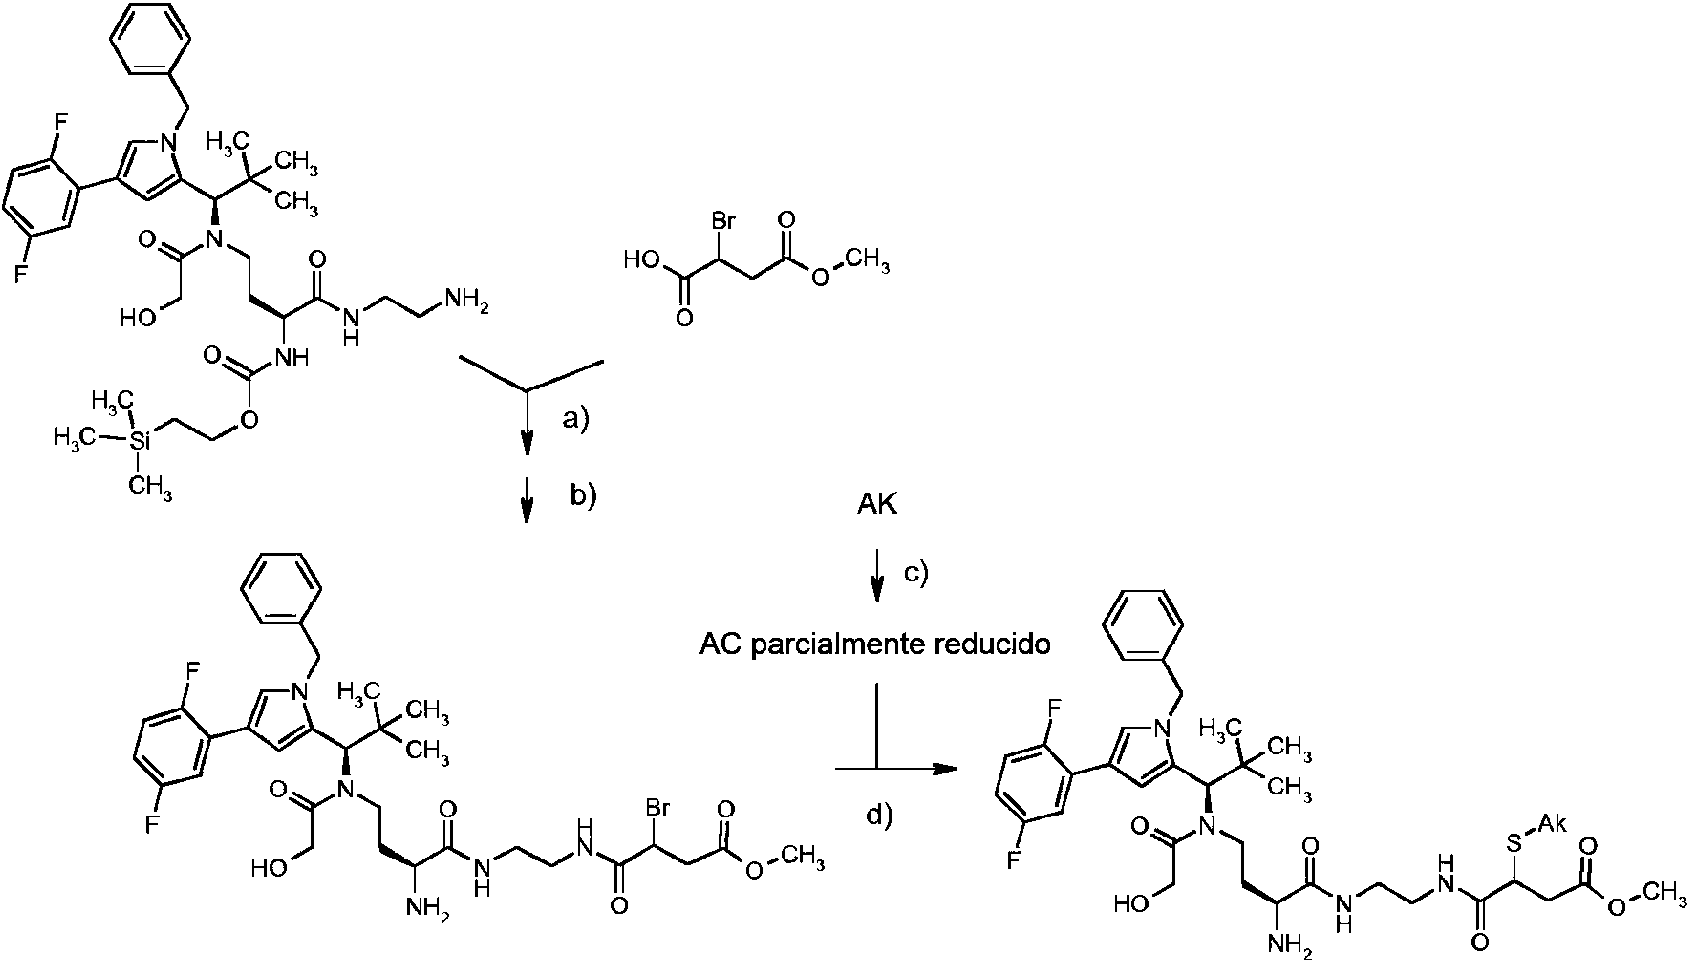
[a): tetrafluoroborato de 2-bromo-1-etilpiridinio (BEP), DCM, piridina, RT; b) cloruro de zinc, trifluoroetanol, 50 °C, e Dt A; c) 3-4 equivalentes de TCEP, tampón de PBS; d) tampón de PBS, 20h RT.]
A. Ejemplos
Abreviaturas y acrónimos:
A431NS línea celular tumoral humana
A549 línea celular tumoral humana
ABCB1 subfamilia B del casete de unión a ATP miembro 1 (sinónimo de P-gp y MDR1) abs. absoluto
Ac acetilo
ACN acetonitrilo
ac. acuoso, solución acuosa
ATP trifosfato de adenosina
BCRP proteína de resistencia a cáncer de mama, un transportador de eflujo
BEP tetrafluoroborato de 2-bromo-1-etilpiridinio
Boc ferc-butoxicarbonilo
br. ancho (en caso de RMN)
Ej. Ejemplo
ca. aproximadamente
Cl ionización química (en caso de MS)
d doblete (en caso de RMN)
d día
DC cromatografía de capa fina
DCI ionización química directa (en caso de MS)
dd doblete de doblete (en caso de RMN)
DMAP 4-W,A/-dimetilaminopiridina
DME 1,2-dimetoxietano
DMEM medio Eagle modificado con Dulbecco (medio nutriente estandarizado para el cultivo celular)
DMF W,W-dimetilformamida
DMSO dimetilsulfóxido
DPBS, D-PBS, PBS solución salina tamponada con fosfato de Dulbecco
PBS = DPBS = D-PBS, pH 7,4, empresa Sigma, N.° D8537 composición:
0,2 g de KCl
0,2 g de KH2PO4 (anhid)
8,0 g de NaCl
1,15 g de Na2HPO4 (anhid)
completar hasta 1 l con H2O
dt doblete de triplete (en caso de RMN)
DTT DL-ditiotreitol
d. t. del teórico (en caso de rendimiento químico)
EDC clorhidrato de W-(3-dimetilaminopropil)-W-etilcarbodiimida
EGFR receptor del factor de crecimiento epidérmico
El ionización por choque de electrones (en caso de MS)
ELISA ensayo inmunosorbente ligado a enzima
eq. equivalentes
ESI ionización por electronebulización (en caso de MS)
ESI-MicroTofq ESI- MicroTofq (nombre del espectrómetro de masa con Tof = Time Of Flight y q = cuadrupolar)
FCS suero fetal de ternero
Fmoc (9H-fluoren-9-ilmetoxi)carbonilo
sat. saturado
GTP guanosina-5'-trifosfato
h horas
HATU hexafluorofosfato de 0-(7-azabenzotriazol-1-il)-W,W,W',W'-tetrametiluronio
HCT-116 línea celular tumoral humana
HEPES ácido 4-(2-hidroxietil)piperazin-1-etansulfónico
HOAc ácido acético
HOAt 1-hidroxi-7-azabenzotriazol
HOBt hidrato de 1-hidroxi-1H-benzotriazol
HOSu W-hidroxisuccinimida
HPLC cromatografía líquida de alta presión, de alto rendimiento
HT29 línea celular tumoral humana
IC50 concentración de inhibición semimáxima
i.m. intramuscular, aplicación en el músculo
i.v. intravenoso, aplicación en la vena
conc. concentrado
LC-MS cromatografía líquida acoplada con espectroscopia de masa
células LLC-PK1 línea celular de riñón de puerco de carcinoma de pulmón de Lewis
L-MDR células LLC-PK1 transfectadas con MDR1 humano
m multiplete (en caso de RMN)
MDR1 proteína de resistencia a multifármaco 1
MeCN acetonitrilo
min minutos
MS espectrometría de masa
MTT bromuro de 3-(4,5-dmetiltiazol-2-il)-2,5-difenil-2H-tetrazolio
NCI-H292 línea celular tumoral humana
NCI-H520 línea celular tumoral humana
NMM W-metilmorfolina
NMP W-metil-2-pirrolidinona
RMN espectrometría de resonancia magnética
RMNI cepa murina, proveniente del Naval Medical Research Institute (RMNI)
ratones desnudos ratones desnudos (animales de laboratorio)
NSCLC cáncer de pulmón de células no pequeñas
PBS solución salina tamponada con fosfato
Pd/C paladio sobre carbón activado
P-gp glicoproteína P, una proteína transportadora
PNGaseF enzima para la separación del azúcar
cuant. cuantitativo (en caso de rendimiento)
cuart cuarteto (en caso de RMN)
quint quinteto (en caso de RMN)
Rf índice de retención (en caso de DC)
TA temperatura ambiente
Rt tiempo de retención (en caso de HPLC)
s singulete (a RMN)
s.c. subcutáneo, aplicación debajo de la piel
SCC-4 línea celular tumoral humana
SCC-9 línea celular tumoral humana
Ratones SCID ratones de ensayo con un defecto inmune combinado severo
t triplete (en caso de RMN)
TBAF fluoruro de tetra-n-butilamonio
TEMPO (2,2,6,6-tetrametil-piperidin-1-il)oxilo
terc- terciario
TFA ácido trifluoroacético
THF tetrahidrofurano
T3P® 2,4,6-tripropil-1,3,5,2,4,6-trioxatrifosfinan-2,4,6-trióxido
UV espectrometría ultravioleta
v/v relación de volumen a volumen (de una solución)
Z benciloxicarbonilo
Cuando en la descripción de una reacción en el marco de esta publicación no se indica ninguna temperatura, siempre hay que partir de temperatura ambiente.
Métodos de HPLC y LC-MS:
Método 1 (LC-MS):
Instrumento: sistema Waters ACQUITY SQD UPLC; columna: Waters Acquity UPLC HSS T31,8 p 50 x 1 mm; eluyente A: 1 l de agua 0,25 ml de ácido fórmico al 99%, eluyente B: 1 l de acetonitrilo 0,25 ml de ácido fórmico al 99%; gradiente: 0,0 min 90% A ^ 1,2 min 5% A ^ 2,0 min 5% A horno: 50 °C; flujo: 0,40 ml/min; detección UV: 208 - 400 nm.
Método 2 (LC-MS):
Tipo de equipo MS: Waters Synapt G2S; tipo de equipo UPLC: Waters Acquity I-CLASS; columna: Waters, BEH300, 2,1 x 150 mm, C18 1,7 pm; eluyente A: 1 l de agua 0,01% de ácido fórmico; eluyente B: 1 l de acetonitrilo 0,01% de ácido fórmico; gradiente: 0,0 min 2% de B ^ 1,5 min 2% de B ^ 8,5 min 95% de B ^ 10,0 min 95% de B; horno: 50 °C; flujo: 0,50 ml/min; detección UV: 220 nm
Método 3 (LC-MS):
Instrumento MS: Waters (Micromass) QM; Instrumento HPLC: Agilent 1100 Serie; columna: Agient ZORBAX Extend-C18 3,0x50mm 3,5-Micron; eluyente A: 1 l de agua 0,01 mol de carbonato de amonio, eluyente B: 1 l acetonitrilo; gradiente: 0,0 min 98% A ^ 0,2 min 98% A^ 3,0 min 5% A ^ 4,5 min 5% A; horno: 40 °C; flujo: 1,75 ml/min; detección UV: 210 nm
Método 4 (LC-MS):
Tipo de equipo MS: Waters Synapt G2S; tipo de equipo UPLC: Waters Acquity I-CLASS; columna: Waters, HSST3, 2.1 x 50 mm, C181,8 |jm; eluyente A: 1 l de agua 0,01% de ácido fórmico; eluyente B: 1 l de acetonitrilo 0,01% de ácido fórmico; gradiente: 0,0 min 10% de B ^ 0,3 min 10% de B ^ 1,7 min 95% de B ^ 2,5 min 95% de B; horno: 50 °C; flujo: 1,20 ml/min; detección UV: 210 nm
Método 5 (LC-MS):
Instrumento: sistema Waters ACQUITY SQD UPLC; columna: Waters Acquity UPLC HSS T31,8 j 50 x 1 mm; eluyente A: 1 l de agua 0,25 ml de ácido fórmico al 99%, eluyente B: 1 l de acetonitrilo 0,25 ml de ácido fórmico al 99%; gradiente: 0,0 min 95% A ^ 6,0 min 5% A^ 7,5 min 5% A horno: 50 °C; flujo: 0,35 ml/min; detección UV: 210 - 400 nm.
Método 6 (LC-MS):
Instrumento: Micromass Quattro Premier con Waters UPLC Acquity; columna: Thermo Hypersil GOLD 1,9 j 50 x 1 mm; eluyente A: 1 l de agua 0,5 ml de ácido fórmico al 50%, eluyente B: 1 l de acetonitrilo 0,5 ml de ácido fórmico al 50%; gradiente: 0,0 min 97% A^ 0,5 min 97% A^ 3,2 min 5% A^ 4,0 min 5% A horno: 50 °C; flujo: 0,3 ml/min; detección UV: 210 nm.
Método 7 (LC-MS):
Instrumento: Agilent MS Quad 6150; HPLC: Agilent 1290; columna: Waters Acquity UPLC HSS T31,8 j 50 x 2,1 mm; eluyente A: 1 l de agua 0,25 ml de ácido fórmico al 99%, eluyente B: 1 l de acetonitrilo 0,25 ml de ácido fórmico al 99%; gradiente: 0,0 min 90% A^ 0,3 min 90% A^ 1,7 min 5% A^ 3,0 min 5% A horno: 50 °C; flujo: 1,20 ml/min; detección UV: 205 - 305 nm.
Método 8 (LC-MS):
Tipo de equipo MS: Waters Synapt G2S; tipo de equipo UPLC: Waters Acquity I-CLASS; columna: Waters, HSST3, 2.1 x 50 mm, C181,8 jm; eluyente A: 1 l de agua 0,01% de ácido fórmico; eluyente B: 1 l de acetonitrilo 0,01% de ácido fórmico; gradiente: 0,0 min 2% de B ^ 2,0 min 2% de B ^ 13,0 min 90% de B ^ 15,0 min 90% de B; horno: 50 °C; flujo: 1,20 ml/min; detección UV: 210 nm
Método 9: método de purificación por LC-MS-Prep para los Ejemplos 181-191 (método LIND-LC-MS-Prep) Instrumento MS: Waters, Instrumento HPLC: Waters (columna Waters X-Bridge C18, 19 mm x 50 mm, 5 jm, eluyente A: agua 0,05% de amoníaco, eluyente B: acetonitrilo (ULC) con gradiente; flujo: 40 ml/min; detección UV: DAD; 210 - 400 nm).
o bien:
Instrumento MS: Waters, Instrumento HPLC: Waters (columna Phenomenex Luna 5j C18(2) 100A, AXIA Tech. 50 x 21,2 mm, eluyente A: agua 0,05% de ácido fórmico, eluyente B: acetonitrilo (ULC) con gradiente; flujo: 40 ml/min; detección UV: DAD; 210 - 400 nm).
Método 10: método analítico de LC-MS para los Ejemplos 181-191 (LIND_SQD_SB_AQ)
Instrumento MS: Waters SQD; Instrumento HPLC: Waters UPLC; columna: Zorbax SB-Aq (Agilent), 50 mm x 2,1 mm, 1,8 jm; eluyente A: agua 0,025% de ácido fórmico, eluyente B: acetonitrilo (ULC) 0,025% de ácido fórmico; gradiente: 0,0 min 98% de A - 0,9 min 25% de A -1,0 min 5% de A -1,4 min 5% de A -1,41 min 98% de A -1,5 min 98% de A; horno: 40 °C; flujo: 0,600 ml/min; detección UV: DAD; 210 nm.
Método 11 (HPLC):
Equipo: HP1100 Serie
Columna: Merck Chromolith SpeedROD RP-18e, 50-4,6mm, n.° de pedido 1.51450.0001,
precolumna Chromolith Guard Cartridge Kit, RP-18e, 5-4,6 mm, n.° de pedido 1.51470.0001
Gradiente: flujo 5 ml/ Min
volumen de inyección 5 jl
Solvente A: HCLO4 (al 70 %) en agua (4 ml/l)
Solvente B: acetonitrilo
(continuación)
Inicio 20% de B
0,50 Min 20% de B
3.00 Min 90% de B
3.50 Min 90% de B
3.51 Min 20% de B
4.00 Min 20% de B
temperatura de la columna: 40°C
Longitud de onda: 210nm
Para todos los reactivos, cuya preparación no se describe a continuación explícitamente, rige que sean adquiridos en comercios de fuentes de acceso general. Para todos los demás reactivos, cuya preparación tampoco se describe a continuación y que eran asequibles en comercios o no se adquirieron de fuentes que son de acceso general, se hace una indicación a la literatura publicada en la que se describe su preparación.
Compuestos de partida e intermedios:
Intermedio C11
R/S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-homocisteína-ácido trifluoroacético (1:1)

990.0 mg (2,79 mmol) de (1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropan-1-amina se dispusieron en 15,0 ml de diclorometano y se mezclaron con 828,8 mg (3,91 mmol) de triacetoxiborhidruro de sodio y 129,9 mg (3,21 mmol) de ácido acético y se agitaron durante 5 min a temperatura ambiente. Se añadieron 698,1 mg (3,21 mmol) de 2-(trimetilsilil)etil-(3-oxopropil)carbamato (Intermedio L58) disuelto en 15,0 ml de diclorometano y la mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con acetato de etilo y la fase orgánica se lavó dos veces con solución saturada de carbonato de sodio y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se purificó por gel de sílice (eluyente: diclorometano/metanol 100:2). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 1,25 g (73 % d. t.) del compuesto 2-(trimetilsilil)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato.
LC-MS (método 1): Rt = 1,09 min; MS (ESIpos): m/z = 556 (M+H)+.
400.0 mg (0,65 mmol) de 2-(trimetilsilil)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato se mezclaron con 151,4 mg (1,5 mmol) de trietilamina y con 161,6 mg (1,43 mmol) de cloruro de cloroacetilo. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se mezcló con acetato de etilo y la fase orgánica se lavó tres veces con agua y una vez con solución saturada de NaCl. Se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se purificó por gel de sílice (eluyente: ciclohexano / acetato de etilo 3:1). Los disolventes se evaporaron al vacío y el residuo se secó
a alto vacío. Se obtuvieron 254,4 mg (57 % d. t.) del compuesto 2-(trimetilsiNl)etN-{3-[{(1R)-1-[1-bencN-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(doroacetil)amino]propil}carbamato.
LC-MS (método 1): Rt = 1,49 min; MS (ESIneg): m/z = 676 (M+HCOO-)-.
117,4 mg (0,19 mmol) de 2-(trimetMsilM)etil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato se disolvió en 10,0 ml de isopropanol y se mezclaron con 928,4 pL de NaOH 1 M y 50,2 mg (0,37 mmol) de DL-homocisteína. La mezcla de reacción se agitó durante 4,5 h a 50 °C. La mezcla de reacción se mezcló con acetato de etilo y la fase orgánica se lavó con solución saturada de hidrógenocarbonato de sodio y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x40; 10p, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 75,3 mg (48 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,24 min; MS (ESlpos): m/z = 731 (M+H)+.
1H-RMN (400 MHz, DMSO-da): 8 [ppm] = 0,03 (s, 9H), 0,40 (m, 1H), 0,75-0,91 (m, 11H), 1,30 (m, 1H), 1,99-2,23 (m, 2H), 2,63-2,88 (m, 4H), 3,18-3,61 (m, 5H), 3,79-4,10 (m, 3H), 4,89 (d, 1H), 4,89 (d, 1H), 5,16 (d, 1H), 5,56 (s, 1H), 6,82 (m, 1H), 6,91 (s, 1H), 6,97 (m, 1H), 7,13-7,38 (m, 6H), 7,49 (s, 1H), 7,63 (m, 1H), 8,26 (s, 3H).
Intermedio C12
R/S-[(8S)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-8-carboxi-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il]homocisteína

La síntesis se produjo análogamente a la síntesis del intermedio C11 con (2S)-4-oxo-2-({[2-(trimetilsilil)etoxi]carbonil}amino)butanoato de metilo (Intermedio L57) y el intermedio C52 como eductos.
LC-MS (método 1): Rt = 1,18 min; MS (ESlpos): m/z = 775 (M+H)+.
Intermedio C42
Tetrafluoroborato de 2,5-difluorobencendiazonio

Se dispusieron 3,00 g (21,16 mmol, 2,68 ml) de complejo de trifluoruro de boro-éter dietílico y 1,37 g (10,58 mmol) de 2,5-difluoroanilina disuelta en 27 ml de THF absoluto a 0 °C lentamente gota a gota. A -10 °C se disolvió una solución de 1,61 g (13,75 mmol, 1,85 ml) de isoamilnitrito en 3 ml de THF absoluto y se agitó durante 30 min a igual temperatura. Se añadieron 15 ml de éter dietílico, la sal de diazonio precipitada, se lavó con un poco de éter dietílico y se secó a alto vacío. Se obtuvieron 2,27 g del compuesto del título (94% d.t.).
LC-MS (método 6): Rt = 0,24 min; MS (ESlpos): m/z = 141 [M]+.
1H-RMN (400 MHz, DMSO-da): 8 [ppm] = 8,11-8,17 (m, 1H), 8,36-8,43 (m, 1H), 8,69-8,73 (m, 1H).
Intermedio C43
Cloro[2-(2,5-difluorofenil)hidraziniliden]acetato de metilo

Bajo una atmósfera de argón, se dispusieron 3,63 g (24,13 mmol) de 2-cloro-3-oxobutanoato de metilo en 100 ml de agua y se mezclaron a -5 °C con 48,90 g (618,19 mmol, 50,00 ml) de piridina y se agitaron durante 10 min. a esta temperatura. Luego se añadieron a -5 °C 5,00 g (21,94 mmol) de tetrafluoroborato de 2,5-difluorobenzoldiazonio, en donde se formó una suspensión anaranjada. Se agitó durante 30 min. a esta temperatura, la preparación se diluyó con agua y se extrajo tres veces con diclorometano. Las fases orgánicas combinadas se lavaron con solución saturada de cloruro de sodio, se secaron sobre sulfato de sodio, se concentraron en el evaporador rotativo y se secaron a alto vacío. Se obtuvieron 5,52 g del compuesto del título (97% d. t., LC/MS-pureza del = 96%).
LC-MS (método 1): Rt = 1,03 min; MS (ESIpos): m/z = 249 [M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 3,85 (s, 3H), 6,88-6,94 (m, 1H), 7,16-7,21 (m, 1H), 7,31-7,37 (m, 1H), 10,00 (s, 1H).
Intermedio C44
4-benzoil-1-(2,5-difluorofenil)-1H-pirazol-3-carboxilato de metilo

3,50 g (13,52 mmol) de cloro[2-(2,5-difluorofenil)hidraziniliden]acetato de metilo (LC/MS-pureza del 96%) se disolvieron en 9 ml de tolueno absoluto, se mezclaron con 2,61 g (14,87 mmol) de (2E)-3-(Dimetilamino)-1-fenilprop-2-en-1-ona, así como 3,01 g (29,73 mmol), 4,14 ml) de trietilamina y se agitaron durante 16 h a temperatura ambiente. La mezcla de reacción se concentró en el evaporador rotativo y el residuo se separó por medio de HPLC preparativa (eluyente: ACN/agua con 0,1% de ácido fórmico, gradiente). Se obtuvieron 1,79 g (39% d. t.) del compuesto del título. LC-MS (método 1): Rt = 1,07 min; MS (ESIpos): m/z = 343 [M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 3,86 (s, 3H), 7,44-7,50 (m, 1H), 7,55-7,72 (m, 4H), 7,81-7,87 (m, 3H), 8,80 (d, 1H).
Intermedio C45
[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]metanol
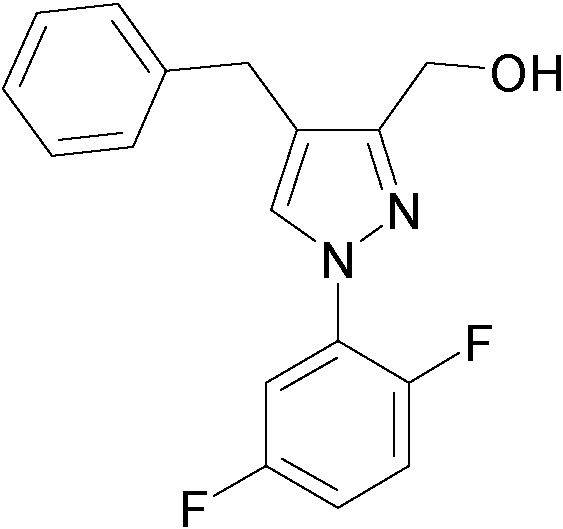
3,18 g (8,92 mmol) de 4-benzoil-1-(2,5-difluorofenil)-1H-pirazol-3-carboxilato de metilo (LC/MS-pureza del = 96%) se dispusieron en 50 ml de ácido trifluoroacético, se mezclaron con 8,74 g (75,13 mmol, 12 ml) de trietilsilano gota a gota y se agitó durante 1 h a temperatura ambiente. La mezcla de reacción se concentró en el evaporador rotativo y se secó a alto vacío. El residuo obtenido se extrajo en 120 ml de THF absoluto y se mezcló a 0 °C con 2,89 g (33,63 mmol, 33,63 ml) de complejo de borano-tetrahidrofurano gota a gota. Se agitó durante la noche. En virtud de la escasa producción, se añadieron otros 12,33 ml (12,33 mmol) de una solución 1 M de borhidruro de litio en THF. Se agitó durante 1 h a temperatura ambiente 30 min a 60 °C y durante 2 h a 80 °C. A 0 °C se neutralizó cuidadosamente con 60 ml de solución saturada de hidrógeno-carbonato de sodio. La mezcla se extrajo dos veces con 100 ml de acetato de etilo por vez, las fases orgánicas combinadas sulfato de sodio se secaron, se concentraron en el evaporador rotativo y el residuo se secó a alto vacío. Se obtuvieron 2,67 g (76% d. t., pureza del = 96%) del compuesto del título.
LC-MS (método 3): Rt = 2,79 min; MS (ESIpos): m/z = 329 [M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 3,91 (s, 2H), 4,45 (d, 2H), 6,51 (s, 1H), 7,18-7,23 (m, 2H), 7,27-7,32 (m, 4H), 7,46-7,53 (m, 1H), 7,60-7,65 (m, 1H), 7,95 (d, 1H).
Intermedio C46
4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-carbaldehído

2,66 g (8,50 mmol) de [4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]metanol (pureza del 96%) se disolvieron en 150 ml de diclorometano y se mezclaron en porciones con 4,33 g (10,20 mmol) de peryodinano de Dess-Martin. La mezcla se agitó durante 2 h a temperatura ambiente y luego se mezcló con 100 ml de una solución semiconcentrada de hidrógeno-carbonato de sodio, así como con 100 ml de una solución de tiosulfato de sodio al 10% y se agitó durante 20 min. La fase orgánica se separó, se secó sobre y se concentró a alto vacío. Se obtuvieron 2,35 g (88% d. t., pureza del = 95%) del compuesto del título.
LC-MS (método 7): Rt = 1,49 min; MS (ESIpos): m/z = 299 [M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 4,12 (s, 2H), 7,17-7,21 (m, 1H), 7,27-7,31 (m, 4H), 7,37-7,42 (m, 1H), 7,57 7,62 (m, 1H), 7,75-7,78 (m, 1H), 8,22 (d, 1H), 10,06 (s, 1H).
Intermedio C47
(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropan-1-amina

2,35 g (7,56 mmol) de 4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-carbaldehído se disolvieron en 25 ml de THF absoluto y se mezclaron con 1,10 g (9,08 mmol) de amida de ácido ®-(+)-2-metil-2-propansulfinoico, así como con 4,73 g (16,64 mmol) de isopropilato de titanio (IV). La mezcla de reacción se agitó a temperatura ambiente durante 16 h, luego se mezclaron con 20 ml de una solución saturada de cloruro de sodio y 30 ml de acetato de etilo. Luego se añadieron aproximadamente 3 g de Kieselguhr y se hirvió durante 1 h a reflujo. Se filtró y del filtrado se separó la fase orgánica. La fase acuosa se extrajo con acetato de etilo, las fases orgánicas combinadas se lavaron con solución saturada de cloruro de sodio, se secaron sobre sulfato de sodio, se concentraron en el evaporador rotativo y se secaron a alto vacío. El residuo se siguió usando sin ulterior purificación.
Bajo una atmósfera de argón, el residuo se disolvió en 60 ml de THF absoluto y se enfrió hasta -78 °C y se añadieron gota a gota 14,5 ml (23,24 mmol) de una solución de ferc-butil-litio en pentano (c = 1,6 mol/l). Se agitó durante 3 h a -78 °C y luego se neutralizó con 5 ml de metanol y 15 ml de una solución saturada de cloruro de amonio. Bajo agitación se dejó llegar la mezcla de reacción a temperatura ambiente (aproximadamente 30 min.). Se extrajo con acetato de etilo, la fase orgánica se extrajo con solución saturada de cloruro de sodio, se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se siguió usando sin ulterior purificación.
El residuo se extrajo en 30 ml de THF y 6 ml de metanol, se mezcló con 6 ml (24,00 mmol) de una solución 4 N de cloruro de sodio en dioxano y se agitó durante 1 h a temperatura ambiente. Luego se añadieron 15 ml de solución saturada de carbonato de sodio y se extrajo con acetato de etilo. La fase orgánica se separó, se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se separó por medio de HPLC preparativa (eluyente: ACN/agua, gradiente). Se obtuvieron dos fracciones del compuesto del título. La primera fracción dio 1,31 g (72 % d. t., LC/MS pureza del = 97%) y la segunda dio 0,37 g (17% d. t., LC/MS pureza del = 83%) de producto.
LC-MS (método 1): Rt = 0,88 min; MS (ESIpos): m/z = 356 [M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 0,91 (s, 9H), 1,71 (s, 2H), 3,59 (s, 1H), 3,87 (s, 2H), 7,17-7,32 (m, 6H), 7,45 7,51 (m, 1H), 7,61-7,65 (m, 1H), 7,84(s br, 1H).
Intermedio C48
(2S)-4-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino)-2-[(tercbutoxicarbonil)amino]butanoato de terc-butilo
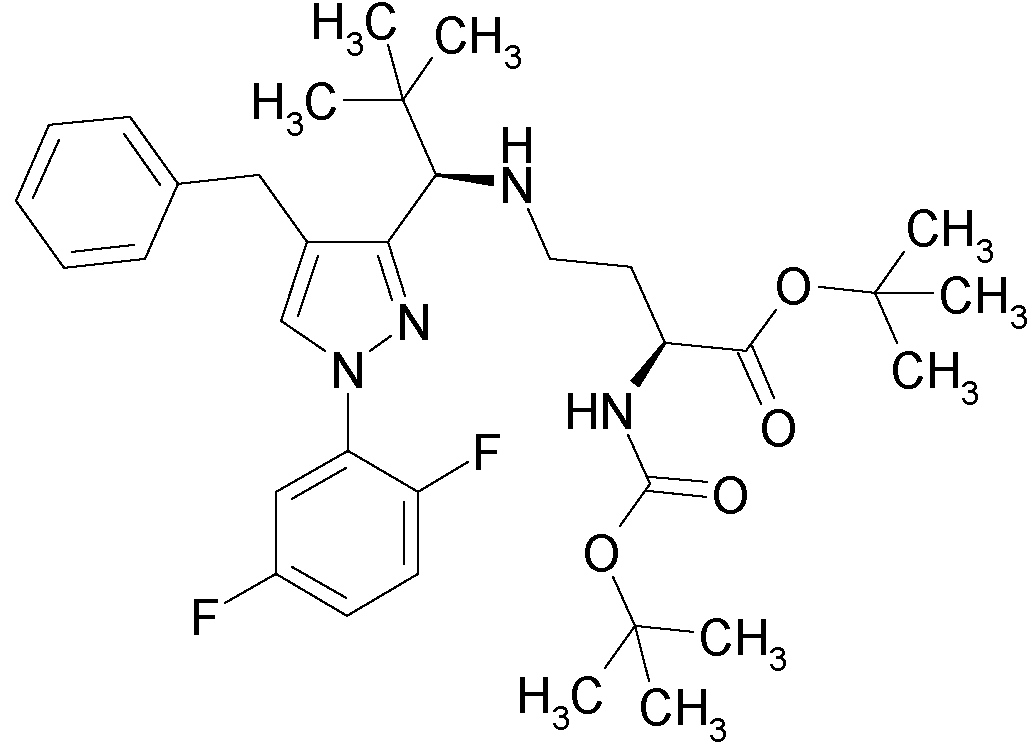
1,28 g (3,35 mmol, LC/MS pureza del 93%) de (1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropan
1-amina se disolvieron en 100 ml de diclorometano absoluto y a temperatura ambiente se mezclaron con 261 mg (4,35 mmol, 250 |jl) de ácido acético, así como 1,14 g (4,34 mmol) de triacetoxiborhidruro de sodio y después de 5 Min de agitación, se añadieron 1,19 g (4,35 mmol) de (2S)-2-[(terc-butoxicarbonil)amino]-4-oxobutanoato de terc-butilo. Se agitó durante 15 min a temperatura ambiente, se concentró en el evaporador rotativo en acetonitrilo y se extrajo agua y se purificó por medio de HPLC preparativa (eluyente: ACN/agua 0,1% de TFA, gradiente). Se obtuvieron 1,64 g (80% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,10 min; MS (ESlpos): m/z = 613 [M+H]+.
1H-RMN (400 MHz, DMSO-da): 8 [ppm] = 1,01 (s, 9H), 1,32 (s, 9H), 1,35 (s, 9H), 1,80-1,89 (m, 1H), 2,01-2,11 (m, 1H), 2,54-2,71 (m, 2H), 3,75-3,81 (m, 1H), 3,90 (s, 2H), 4,18 (d, 1H), 7,13 (d, 1H), 7,20-7,24 (m, 1H), 7,28-7,34 (m, 5H), 7,52-7,58 (m, 1H), 7,76-7,80 (m, 1H), 8,10 (s br, 1H), 8,23 (s br, 1H).
Intermedio C49
Ácido (2S)-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-2-[(tercbutoxicarbonil)amino]butanoico

225 mg (0,37 mmol) de terc-butil-(2S)-4-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino)-2-[(terc-butoxicarbonil)amino]butanoato se disolvieron en 10 ml de diclorometano absoluto, se mezclaron con 156 mg (1,54 mmol) de trietilamina. A 0 °C se añadieron 125 mg (0,92 mmol) de cloruro de acetoxiacetilo y se agitó a temperatura ambiente durante 16 h. Se obtuvieron otra vez 251 mg (1,84 mmol) de cloruro de acetoxiacetilo y se añadieron 186 mg (1,84 mmol) de trietilamina y se agitaron durante 3 h a temperatura ambiente. Se añadió un poco de diclorometano, se lavó con solución saturada de hidrógeno-carbonato de sodio y solución saturada de cloruro de sodio. La fase orgánica se secó sobre sulfato de sodio, se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se extrajo en 10 ml de etanol y se mezcló con 0,91 ml (12,67 mmol) de una solución acuosa al 40% de metilamina y se agitó a 50 °C durante 3 h. La mezcla se concentró en el evaporador rotativo, el residuo se extrajo en diclorometano y la fase orgánica se lavó dos veces con agua. La fase orgánica se secó sobre sulfato de sodio, se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se extrajo en 2 ml de diclorometano con 2 ml (25,96 mmol) de ácido trifluoroacético y se agitó a 50 °C durante 4 h. La mezcla se concentró en el evaporador rotativo y el residuo se secó a alto vacío. El residuo se extrajo 10 ml de diclorometano absoluto, se mezcló con 298 mg (2,95 mmol) de trietilamina, así como 429 mg (1,97 mmol) de di-terc-butildicarbonato y se agitó durante 1 h a temperatura ambiente. La mezcla se concentró en el evaporador rotativo y el residuo se purificó por medio de HPLC preparativa (eluyente: ACN/agua, gradiente). Se obtuvieron 62 mg (27% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,32 min; MS (ESlpos): m/z = 615 [M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 0,91 (s, 9H), 1,32 (s, 9H), 2,64-2,72 (m, 4H), 3,50-3,58 (m, 1H), 3,72 (dd, 2H), 4,07-4,22 (m, 2H), 4,47-4,54 (m, 1H), 5,75 (s, 1H), 6,84-6,89 (m, 1H), 7,15-7,30 (m, 6H), 7,47-7,53 (m, 1H), 7,70 7,75 (m, 1H), 8,09-8,13 (m, 1H), 11,66 (s br, 1H).
Intermedio C50
[(2S)-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-1-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-1-oxobutan-2-il]carbamato de terc-butilo

60 mg (0,1 mmol) de ácido (2S)-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-2-[(terc-butoxicarbonil)amino]butanoico se disolvieron en 10 ml de DMF absoluta y se mezclaron con 74 mg (0,20 mmol) de HATU. Se disolvieron por separado 74 mg (0,29 mmol) de ácido trifluoroacético-1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en 2 ml de DMF absoluta y se mezclaron con 38 mg (0,29 mmol) de N,N-diisopropiletilamina y se vertieron gota a gota a la mezcla de reacción. Se agitó durante 3 d a temperatura ambiente. La mezcla directamente se purificó por medio de HPLC preparativa (eluyente: ACN/agua 0,1% de TFA, gradiente). Se obtuvieron 9,3 mg (13% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,34 min; MS (ESIpos): m/z = 737 [M+H]+.
Intermedio C51
N-{(2S)-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-2-[(tercbutoxicarbonil)amino]butanoil}-beta-alanina

Primero se alquiló el intermedio C47 con N-{(2S)-2-[(terc-butoxicarbonil)amino]-4-oxobutanoil}-beta-alaninato de bencilo análogamente al intermedio C2 por reducción. Luego se aciló el grupo amino secundario con 2-cloro-2-oxoetilacetato tal como se describió en el intermedio C27 y finalmente se llevó a cabo con solución 2 M de hidróxido de litio en metanol la hidrólisis de ambos grupos éster. Se obtuvieron 23 mg del compuesto del título.
LC-MS (método 1): Rt = 1,24 min; MS (ESIpos): m/z = 686 (M+H)+.
Intermedio C52
(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropan-1-amina

10.00 g (49,01 mmol) de 4-bromo-1H-pirrol-2-carboxilato de metilo se dispusieron en 100,0 ml de DMF y se mezclaron con 20,76 g (63,72 mmol) de carbonato de cesio y 9,22 g (53,91 mmol) de bromuro de bencilo. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se dividió entre agua y acetato de etilo y la fase acuosa se extrajo con acetato de etilo. Las fases orgánicas combinadas se secaron sobre sulfato de magnesio y el disolvente se evaporó al vacío. La preparación se repitió con 90,0 g de 4-bromo-1H-pirrol-2-carboxilato de metilo.
La purificación de las dos preparaciones combinadas se realizó por medio de RP-HPLC preparativa (columna: Dayso 300x100; 10|j, flujo: 250 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 125,15 g (87 % d. t.) del compuesto 1-bencil-4-bromo-1H-pirrol-2-carboxilato de metilo.
LC-MS (método 1): Rt = 1,18 min; MS (ESlpos): m/z = 295 [M+H]+.
Bajo argón se dispusieron 4,80 g (16,32 mmol) de 1-bencil-4-bromo-1H-pirrol-2-carboxilato de metilo en DMF y se mezclaron con 3,61 g (22,85 mmol) de ácido (2,5-difluorofenil)borónico y 19,20 ml de solución saturada de carbonato de calcio y 1,33 g (1,63 mmol) de [1,1'-Bis-(difenilfosfino)-ferroceno]-dicloropaladio (II):diclorometano. La mezcla de reacción se agitó durante la noche a 85 °C. La mezcla de reacción se filtró sobre Celite y la torta filtrante se lavó con acetato de etilo. La fase orgánica se extrajo con agua y luego con solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se purificó por gel de sílice (eluyente: ciclohexano / acetato de etilo 100:3). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 3,60 g (67 % d. t.) del compuesto 1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-carboxilato de metilo.
LC-MS (método 7): Rt = 1,59 min; MS (ESlpos): m/z = 328 [M+H]+.
3,60 g (11,00 mmol) de 1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-carboxilato de metilo se dispusieron en 90,0 ml de THF y se mezclaron a 0 °C con 1,04 g (27,50 mmol) de hidruro de litio y aluminio (2,4 M en THF). La mezcla de reacción se agitó durante 30 minutos a 0 °C. Se añadió a 0 °C solución saturada de tartrato de sodio y potasio y la mezcla de reacción se mezcló con acetato de etilo. La fase orgánica se extrajo tres veces con solución saturada de tartrato de potasio y sodio. La fase orgánica se lavó una vez con solución saturada de NaCl y se secó sobre sulfato de magnesio. El disolvente se evaporó al vacío y el residuo se disolvió en 30,0 ml de diclorometano. Se añadieron 3,38 g (32,99 mmol) de óxido de manganeso (IV) y se agitó durante 48 h a temperatura ambiente. Se añadieron nuevamente 2,20 g (21,47 mmol) de óxido de manganeso (IV) y se agitaron durante la noche a temperatura ambiente. La mezcla de reacción se filtró sobre Celite y la torta filtrante se lavó con diclorometano. El disolvente se evaporó al vacío y el residuo 2,80 g (1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-carbaldehído) se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 7): Rt = 1,48 min; MS (ESlpos): m/z = 298 [M+H]+.
28,21 g (94,88 mmol) de 1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-carbaldehído se dispusieron junto con 23,00 g (189,77 mmol) de ®-2-metilpropan-2-sulfinamida en 403,0 ml de THF absol. y se mezclaron con 67,42 g (237,21 mmol) de isopropilato de titanio (IV) y se agitaron durante la noche a temperatura ambiente. Se añadieron 500,0 ml de solución saturada de NaCl y 1000,0 ml de acetato de etilo y se agitaron durante 1 h a temperatura ambiente. Se filtró por kieselguhr y el filtrado se lavó dos veces con solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío y el residuo se purificó por medio de Biotage isolera (gel de sílice, columna 1500+340 g SNAP, flujo 200 ml/min, acetato de etilo / ciclohexano 1:10).
LC-MS (método 7): Rt = 1,63 min; MS (ESlpos): m/z = 401 [M+H]+.
25.00 g (62,42 mmol) de ®-N-{(E/Z)-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]metilen}-2-metilpropan-2-sulfinamida se dispusieron en THF absol. bajo argón y se enfrió hasta -78 °C. Luego se añadieron 12,00 g (187,27 mmol) de tercbutil-litio (solución 1,7 M en pentano) a -78 °C y se agitaron durante 3 h a esta temperatura. Luego se añadieron a -78 °C 71,4 ml de metanol y 214,3 ml solución saturada de cloruro de amonio sucesivamente y la mezcla de reacción se dejó llegar a temperatura ambiente y se agitó durante 1 h a temperatura ambiente. Se diluyó con acetato de etilo y se lavó con agua. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo ®-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-metilpropan-2-sulfinamida se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 6): Rt = 2,97 min; MS (ESlpos): m/z = 459 [M+H]+.
28.00 g (61,05 mmol) de ®-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-metilpropan-2
sulfinamida se dispusieron en 186,7 ml de 1,4-dioxano y luego se mezclaron con 45,8 m1HCl en solución de 1,4-dioxano (4,0 M). La mezcla de reacción se agitó durante 2 h a temperatura ambiente y el disolvente se evaporó al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Kinetix 100x30; flujo: 60 ml/min, MeCN/agua). Das acetonitrilo se evaporó al vacío y el residuo acuoso se mezcló con diclorometano. La fase orgánica se lavó con solución de hidrógeno-carbonato de sodio y se secó sobre sulfato de magnesio. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 16,2 g (75 % d. t.) del compuesto del título.
LC-MS (método 6): Rt = 2,10 min; MS (ESIpos): m/z = 338 [M-NH2]+, 709 [2M+H]+.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 0,87 (s, 9H), 1,53 (s, 2H), 3,59 (s, 1H), 5,24 (d, 2H), 6,56 (s, 1H), 6,94 (m, 1H), 7,10 (d, 2H), 7,20 (m, 1H), 7,26 (m, 2H), 7,34 (m, 2H), 7,46 (m, 1H).
Intermedio C53
Ácido (2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-2-{[(9H-fluoren-9-ilmetoxi)carbonil]amino}butanoico

Primero se alquiló el intermedio C52 con (2S)-2-{[(benciloxi)carbonil]amino}-4-oxobutanoato de bencilo análogamente al intermedio C2 por reducción. Luego se aciló el grupo amino secundario con 2-cloro-2-oxoetilacetato tal como se describió en el intermedio C27 y finalmente se llevó a cabo con solución 2 M de hidróxido de litio en metanol la hidrólisis de ambos grupos éster. El intermedio así obtenido se disolvió en etanol, se mezcló con paladio sobre carbón (al 10%) y a temperatura ambiente se hidrogenó con hidrógeno a presión normal durante 1 h. El compuesto desprotegido se extrajo en dioxano/agua 2:1 y se introdujo con 9H-fluoren-9-ilmetilclorocarbonato en presencia de N,N-diisopropiletilamina en la última etapa el grupo protector Fmoc.
LC-MS (método 1): Rt = 1,37 min; MS (ESIpos): m/z = 734 (M-H)-.
Intermedio C54
N-[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]-2-{[(9H-fluoren-9-ilmetoxi)carbonil]amino}butanoil]-beta-alanina

Primero se alquiló el intermedio C52 con bencil-N-[(2S)-2-{[(benciloxi)carbonil]amino}-4-oxobutanoil]-beta-alaninato análogamente al intermedio C2 por reducción. Luego se aciló el grupo amino secundario con 2-cloro-2-oxoetilacetato tal como se describió en el intermedio C27. El intermedio así obtenido se disolvió en metanol, se mezcló con paladio sobre carbón (al 10%) y a temperatura ambiente se hidrogenó con hidrógeno a presión normal durante 1 h. Luego se llevó a cabo con solución 2 M de hidróxido de litio en metanol la hidrólisis del grupo éster. El compuesto desprotegido se extrajo en dioxano/agua 2:1 y se introdujo con 9H-fluoren-9-ilmetilclorocarbonato en presencia de N,N-diisopropiletilamina en la última etapa el grupo protector Fmoc. Se obtuvieron 48 mg del compuesto del título.
LC-MS (método 1): Rt = 1,38 min; MS (ESIpos): m/z = 807 (M+H)+.
Intermedio C55
2-[3-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino)propil]-1H-isoindol-1,3(2H)-diona

340 mg (0,96 mmol) de (1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropan-1-amina se disolvieron en 7 ml de DCM absoluta y a temperatura ambiente se mezclaron con 69 mg (1,15 mmol, 60 |jl) de ácido acético, así como 284 mg (1,34 mmol) de triacetoxiborhidruro de sodio. Se agitó durante 15 min. y luego se añadieron 233 mg (1,15 mmol) de 3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propanal. La mezcla se agitó durante 4,5 h a temperatura ambiente. Se añadieron otra vez 233 mg (1,15 mmol) de 3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propanal, 69 mg (1,15 mmol, 60 j l ) ácido acético, así como 284 mg (1,34 mmol) de triacetoxiborhidruro de sodio y se agitaron durante 7 h a temperatura ambiente. A la mezcla de reacción se añadió acetato de etilo y se lavó con solución saturada de carbonato de sodio. La fase orgánica se concentró y el residuo se purificó dos veces por medio de HPLC preparativa [1.) eluyente: ACN/agua 0,1% de TFA, gradiente; 2.) eluyente: ACN/agua 1% de TFA+1,0% de NEt3)]. Se obtuvieron 108 mg (21% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,96 min; MS (ESIpos): m/z = 543 [M+H]+.
Intermedio C56
Acetato de 2-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}[3-(1,3-dioxo-1,3-dihidro-2H
isoindol-2-il)propil]amino)-2-oxoetilo

102 mg (0,19 mmol) de 2-[3-({(1R)-1-[4-benciM-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino)propil]-1H-isoindol-1,3(2H)-diona se dispusieron en 2 ml de DCM absoluta y se mezclaron a temperatura ambiente con 44 mg (0,43 mmol) de trietilamina. A 0 °C se añadieron urden 31 mg (0,23 mmol) de 2-cloro-2-oxoetilacetato disuelto en 1 ml de DCM absoluta. La mezcla se agitó durante 40 min. a temperatura ambiente. Se añadieron otra vez 26 mg de 2-cloro-2-oxoetilacetato disuelto en 0,5 ml de DCM absoluta, así como 19 mg (0,19 mmol) de trietilamina y se agitó durante 60 min. a temperatura ambiente.
Es se añadió agua, la mezcla se concentró en el evaporador rotativo y el residuo se purificó por medio de HPLC preparativa (eluyente: ACN/agua 0,1% de TFA, gradiente). Se obtuvieron 106 mg (88% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,37 min; MS (ESIpos): m/z = 643 [M+H]+.
Intermedio C57
ácido trifluoroacético— ((2S)-1-[(2-aminoetil)amino]-4-[{(1R)-1-[4-benciM-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-1-oxobutan-2-il}carbamat de terc-butilo(1:1)

El compuesto del título se preparó por métodos estándar por acoplamiento del intermedio C49 con 9H-fluoren-9-ilmetil-(2-aminoetil)carbamato en presencia de HATU y posterior separación del grupo protector Fmoc con piperidina. Se obtuvieron 14 mg del compuesto del título (40% d. t. en 2 etapas).
LC-MS (método 1): Rt = 0,98 min; MS (ESIpos): m/z = 657 (M+H)+.
Intermedio C58
Ácido (2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil) amino]-2-({[2(trimetilsilil)etoxi]carbonil}amino)butanoico

Primero se alquiló el intermedio C52 con (2S)-2-{[(benciloxi)carbonil]amino}-4-oxobutanoato de bencilo análogamente al intermedio C2 por reducción. Luego se aciló el grupo amino secundario con 2-cloro-2-oxoetilacetato tal como se describió en el intermedio C27 y finalmente se llevó a cabo con solución 2 M de hidróxido de litio en metanol la hidrólisis de ambos grupos éster. El intermedio así obtenido se disolvió en etanol, se mezcló con paladio sobre carbón (al 10%) y a temperatura ambiente se hidrogenó con hidrógeno a presión normal durante 1 h.
500 mg (0,886 mmol) de este intermedio completamente desprotegido se extrajeron en 60 ml de dioxano y se mezclaron con 253 mg (0,975 mmol) de 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona, así como 198 |jL de trietilamina. Después de 24 h de agitación a temperatura ambiente se concentró la preparación y el residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones, concentrar al vacío y secar a alto vacío, se obtuvieron 312 mg (50% d.t.) del compuesto del título.
LC-MS (método 5): Rt = 4,61 min; MS (ESlpos): m/z = 658 (M+H)-.
Intermedio C59
Ácido (2S)-4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(2S)-2-metoxipropanoil]amino)-2-{[(9H-fluoren-9-ilmetoxi)carbonil]amino}butanoico
Primero se aciló el grupo amino secundario von bencil-(2S)-4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)-2-{[(benciloxi)carbonil]amino} butanoato con cloruro de (2S)-2-metoxipropanoílo (etapa intermedia de Intermedio C53) en presencia de trietilamina como se describió en el Intermedio C53. El intermedio obtenido se extrajo en etanol, se mezcló con paladio sobre carbón (al 10%) y a temperatura ambiente se hidrogenó con hidrógeno a presión normal durante 1 h. El compuesto desprotegido se extrajo en dioxano/agua 2:1 y se introdujo con 9H-fluoren-9-ilmetilclorocarbonato en presencia de N,N-diisopropiletilamina en la última etapa el grupo protector Fmoc.
LC-MS (método 1): Rt = 1,39 min; MS (ESIpos): m/z = 764 (M-H)-.
Intermedio C60
Ácido (2S)-4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(2S)-2-metoxipropanoil]amino)-2-{[(9H-fluoren-9-ilmetoxi)carbonil]amino}butanoico

La síntesis se produjo análogamente al intermedio C53.
LC-MS (método 1): Rt = 1,41 min; MS (ESIpos): m/z = 750 (M+H)+.
Intermedio C61
N-[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-2-({[2-(trimetilsilil)etoxi]carbonil}amino)butanoil]-beta-alanina

El compuesto del título se preparó por acoplamiento von 60 mg (0,091 mmol) de Intermedio C58 con éster metílico de 13-alanina y posterior separación del éster con solución 2 M de hidróxido de litio. Se obtuvieron 67 mg (61% d.t.) del compuesto del título en 2 etapas.
LC-MS (método 1): Rt = 1,29 min; MS (ESIpos): m/z = 729 (M+H)+.
Intermedio C62
N-[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-2-({[2-(trimetilsilil)etoxi]carbonil}amino)butanoil]-D-alanina
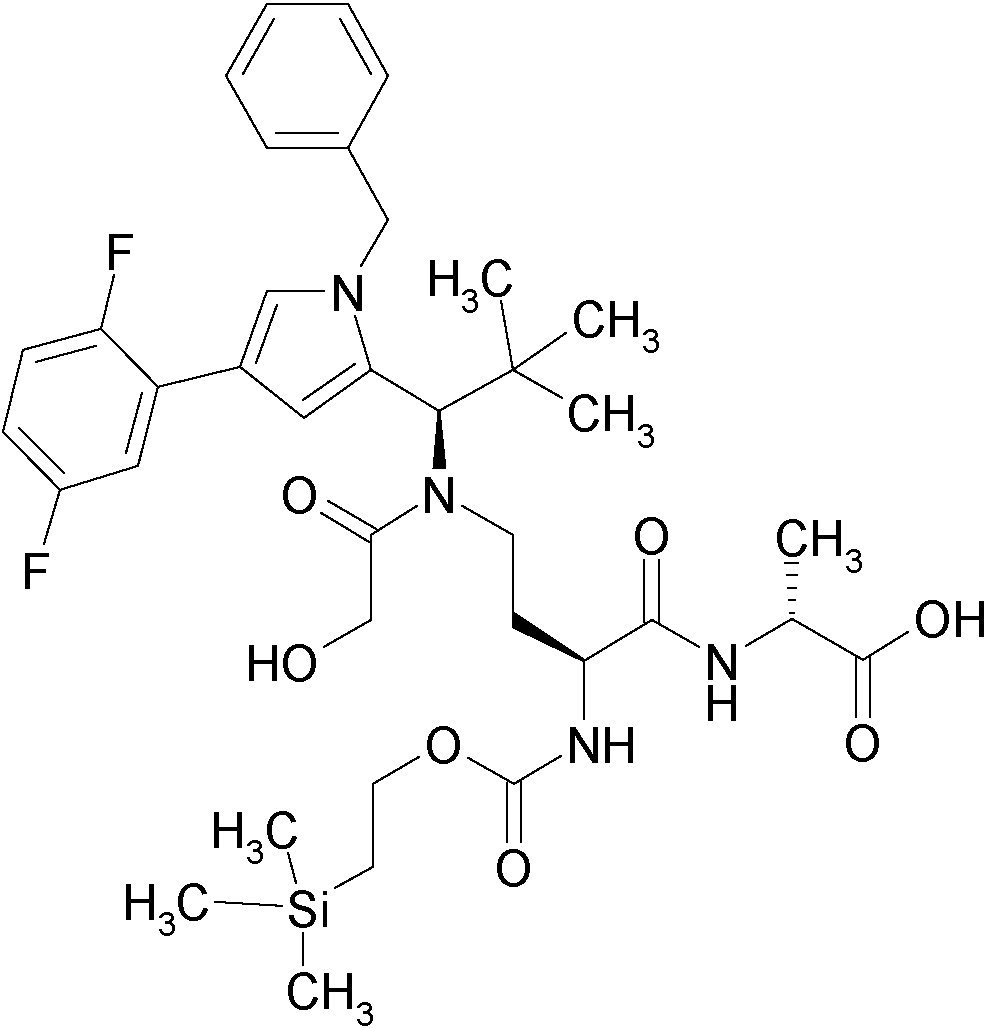
El compuesto del título se preparó análogamente al intermedio C61 a partir del Intermedio C58 y metil-D-alaninato. LC-MS (método 1): Rt = 1,32 min; MS (ESIpos): m/z = 729 (M+H)+.
Intermedio C64
Ácido trifluoroacético--2-(trimetilsilil)etil-{(2S)-1-[(2-aminoetil)amino]-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-1-oxobutan-2-il}carbamato (1:1)
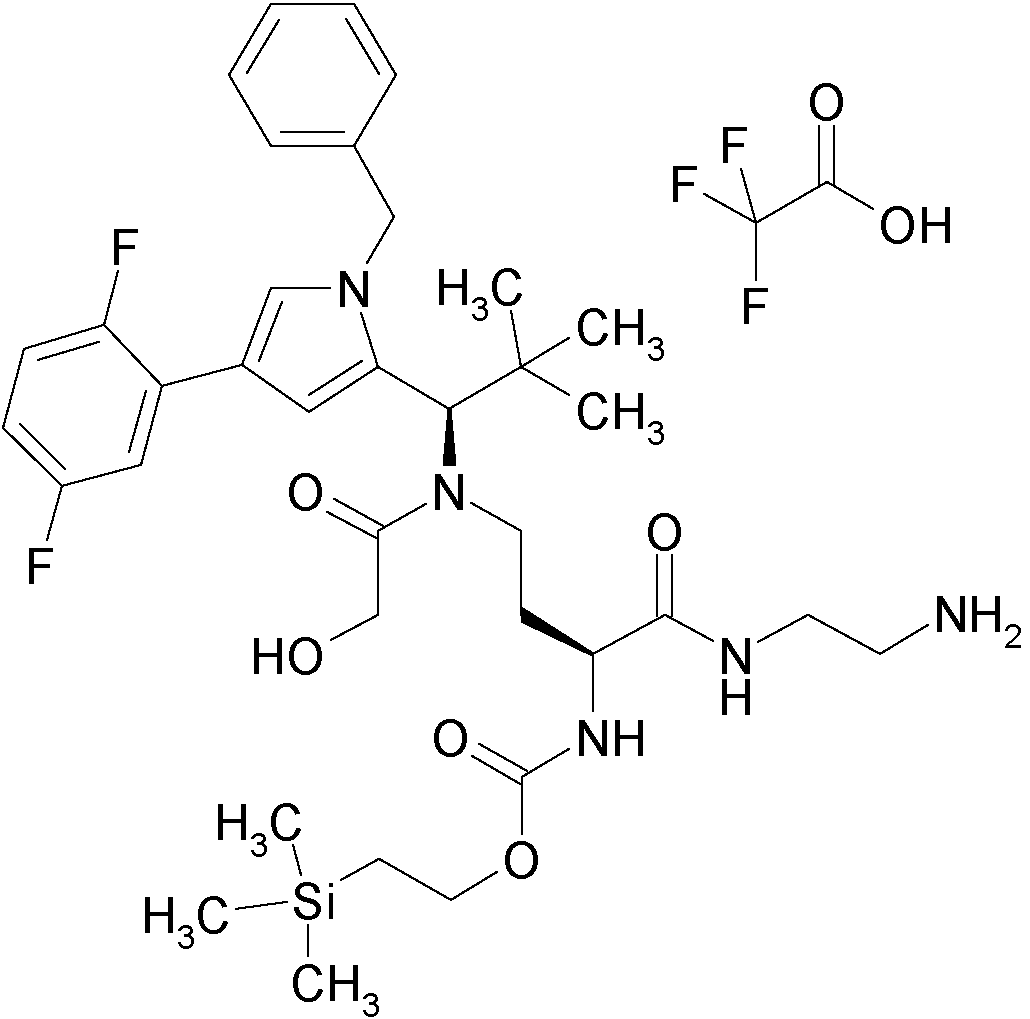
El compuesto del título se preparó a partir del intermedio C58 análogamente al intermedio C63.
HPLC (método 11): Rt = 2,4 min;
LC-MS (método 1): Rt = 1,01 min; MS (ESIpos): m/z = 700 (M+H)+.
Intermedio C65
Ácido (8S)-8-{2-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]etil}-2,2-dimetil-6,11-dioxo-5-oxa-7,10-diaza-2-silatetradecan-14-oico

215 mg (0,59 mmol) del intermedio L66 se dispusieron en 25 ml de diclorometano y se mezclaron con 377 mg (0,89 mmol) de peryodinano de Dess-Martin y 144 |jL (1,78 mmol) de piridina. Se agitó durante 30 min a temperatura ambiente. Luego la preparación se diluyó con 300 ml de diclorometano y la fase orgánica se lavó dos veces cada vez con solución al 10% de Na2S2Ü3 , solución al 10% de ácido cítrico y solución saturada de hidrógeno-carbonato de sodio. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. Se obtuvieron 305 mg del aldehido, que se hizo reaccionar sin ulterior purificación.
175 mg (0,49 mmol) del intermedio C52 se disolvieron en 50 ml de diclorometano y se mezclaron con 147 mg (0,69 mmol) de triacetoxiborhidruro de sodio, así como 32,5 j L de ácido acético. Después de 5 min de agitación a
temperatura ambiente se añadieron 214 mg (0,593 mmol) del aldehido antes descrito y la preparación se agitó durante la noche a temperatura ambiente. En este caso, se produjo en vez del producto esperado 2-(trimetilsilil)etil-[(2S)-4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)-1-(2,5-dioxopirrolidin-1-il)butan-2-il]carbamato. Como también esta imida se debía hacer reaccionar para dar el compuesto del título, se concentró la preparación y el residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones con contenido de imida, el disolvente se evaporó al vacío y el residuo se secó a alto vacío. Así se obtuvieron 195 mg (58%) de la imida antes mencionada.
LC-MS (método 5): Rt = 3,32 min; MS (ESIpos): m/z = 667 (M+H)+.
65 mg (97,5 |jmol) de esta imida se extrajeron en 15 ml de diclorometano y se mezclaron con 367 |jL (3,4 mmol) de cloruro de acetoxiacetilo, así como 595 jL de N,W-diisopropiletilamina. Después de 30 min de agitación a temperatura ambiente, la preparación se concentró sin calentamiento al vacío y el residuo se purificó por HPLC preparativa. Las correspondientes fracciones se combinaron y tras evaporar el disolvente y secar a alto vacío quedaron 28 mg (37% d. t.) de (8S)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-8-[(2,5-dioxopirrolidin-1-il)metil]-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il-acetato.
LC-MS (método 1): Rt = 1,44 min; MS (ESIpos): m/z = 767 (M+H)+.
28 mg (37 jm ol) de este intermedio se disolvieron en 3 ml de metanol y se mezclaron con 548 jL de una solución de hidróxido de litio 2 M. Después de 10 min de agitación a temperatura ambiente se llevó la preparación con ácido trifluoroacético a pH 4 y luego se concentró. El residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones, evaporar el disolvente y secar del residuo a alto vacío se obtuvieron 26 mg (96% d. t.) del compuesto del título en forma de un sólido blanco.
LC-MS (método 1): Rt = 1,33 min; MS (ESIpos): m/z = 743 (M+H)+.
Intermedio C66
2-(trimetilsilil)etil-[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-1-{[2-(glicilamino)etil]amino}-1-oxobutan-2-il]carbamato

Primero se preparó a partir de N-[(benciloxi)carbonil]glicina y (2-aminoetil)carbamato de terc-butilo según métodos clásicos de la química de los péptidos (acoplamiento de HATU y separación de Boc) ácido trifluoroacético--{2-[(2-aminoetil)amino]-2-oxoetil}carbamato de bencilo (1:1).
13 mg (0,036 mmol) de este intermedio, así como 25 mg (0,033 mmol) del intermedio C58 se extrajeron en 3 ml de DMF y se mezclaron con 19 mg (0,05 mmol) de HATU y 17 j l de N,N-diisopropiletilamina. Después de 10 min de agitación a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 17,8 mg (60% d. t.) del intermedio.
LC-MS (método 1): Rt = 1,36 min; MS (ESIpos): m/z = 891 (M+H)+.
17 mg (0,019 mmol) de este intermedio se disolvieron en 10 ml de etanol, se mezclaron con paladio sobre carbón (al 10%) y se hidrogenó a temperatura ambiente con hidrógeno a presión normal durante 2 h. El catalizador se filtró, los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 9 mg (62% d. t.) del compuesto del
título.
LC-MS (método 1): Rt = 1,03 min; MS (ESlpos): m/z = 757 (M+H)+.
Intermedio C67
9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato

605,3 mg (1,71 mmol) de (1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropan-1-amina (Intermedio C52) se dispusieron en 10,0 ml de diclorometano y se mezclaron con 506,7 mg (2,39 mmol) de triacetoxiborhidruro de sodio y 117,9 mg (1,96 mmol) de ácido acético y se agitaron durante 5 min a temperatura ambiente. Se añadieron 580,0 mg (1,96 mmol) de 9H-fluoren-9-ilmetil-(3-oxopropil)carbamato (Intermedio L70) disuelto en 10,0 ml de diclorometano y la mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con acetato de etilo y la fase orgánica se lavó dos veces con solución saturada de carbonato de sodio y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se purificó por gel de sílice (eluyente: ciclohexano / acetato de etilo 3:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 514,7 mg (46 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,10 min; MS (ESIpos): m/z = 634 (M+H)+.
Intermedio C68
[3-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino)propil]carbamato de terc-butilo

La síntesis se produjo análogamente a la síntesis del compuesto intermedio C67.
1000.0 mg (2,81 mmol) de (1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropan-1-amina (Intermedio C47)
835.0 mg (3,94 mmol) de triacetoxiborhidruro de sodio
194.0 mg (3,24 mmol) de ácido acético
560.0 mg (3,24 mmol) de (3-oxopropil)carbamato de terc-butilo
Se obtuvieron 695,8 mg (48 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,02 min; MS (ESIpos): m/z = 513 (M+H)+.
Intermedio C69
Ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico
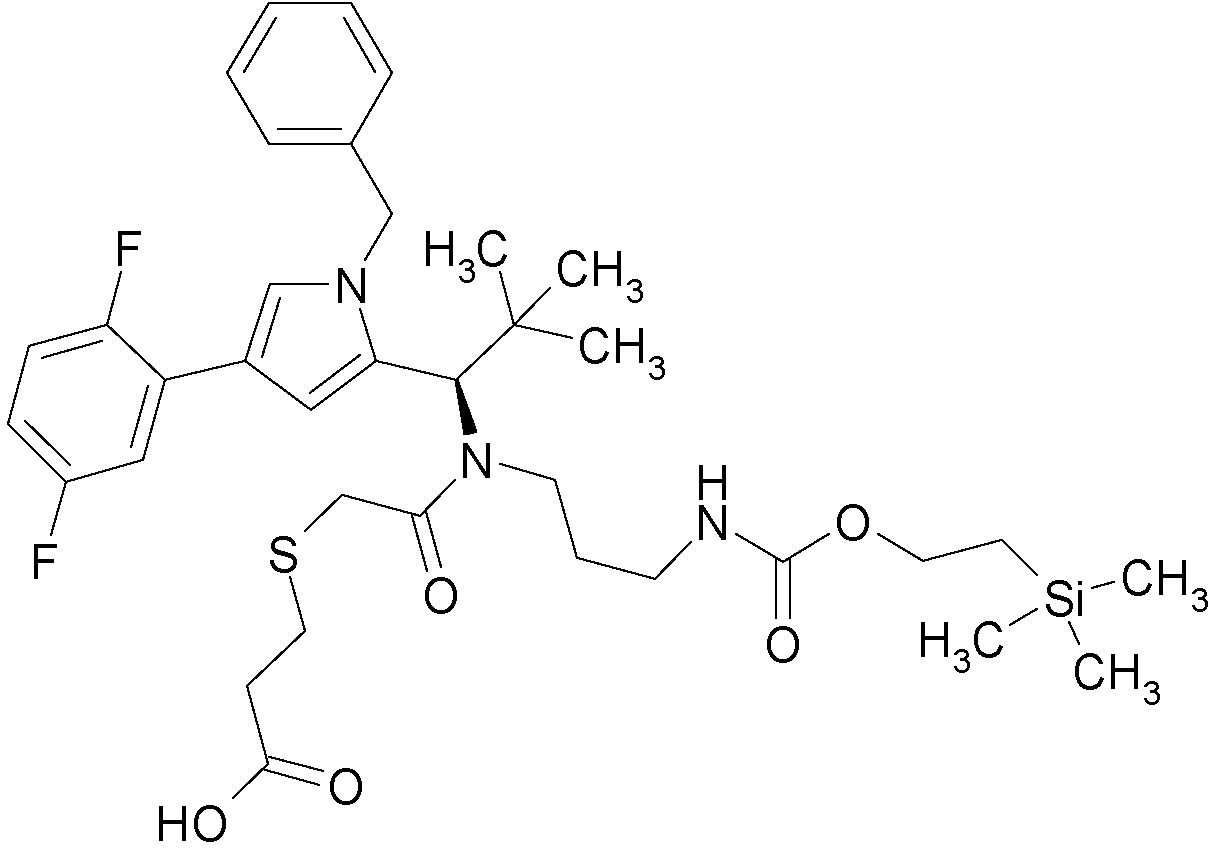
117,0 mg (0,19 mmol) de (2-(trimetilsilil)etil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(doroacetil)amino]propil}carbamato (Intermedio C70) y 21,6 mg (0,20 mmol) de ácido 3-sulfanilpropanoico se dispusieron en 3,0 ml de metanol y se mezclaron con 89,5 mg (0,65 mmol) de carbonato de potasio y se agitó durante 4 h a 50 °C. La mezcla de reacción se diluyó con acetato de etilo y la fase orgánica se lavó con agua y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío y el residuo se secó a alto vacío. El residuo se usó sin ulterior purificación en la siguiente etapa de síntesis. Se obtuvieron 106,1 mg (73 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,42 min; MS (ESIneg): m/z = 700 (M-H)-.
Intermedio C70
(2-(trimetilsilil)etil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato
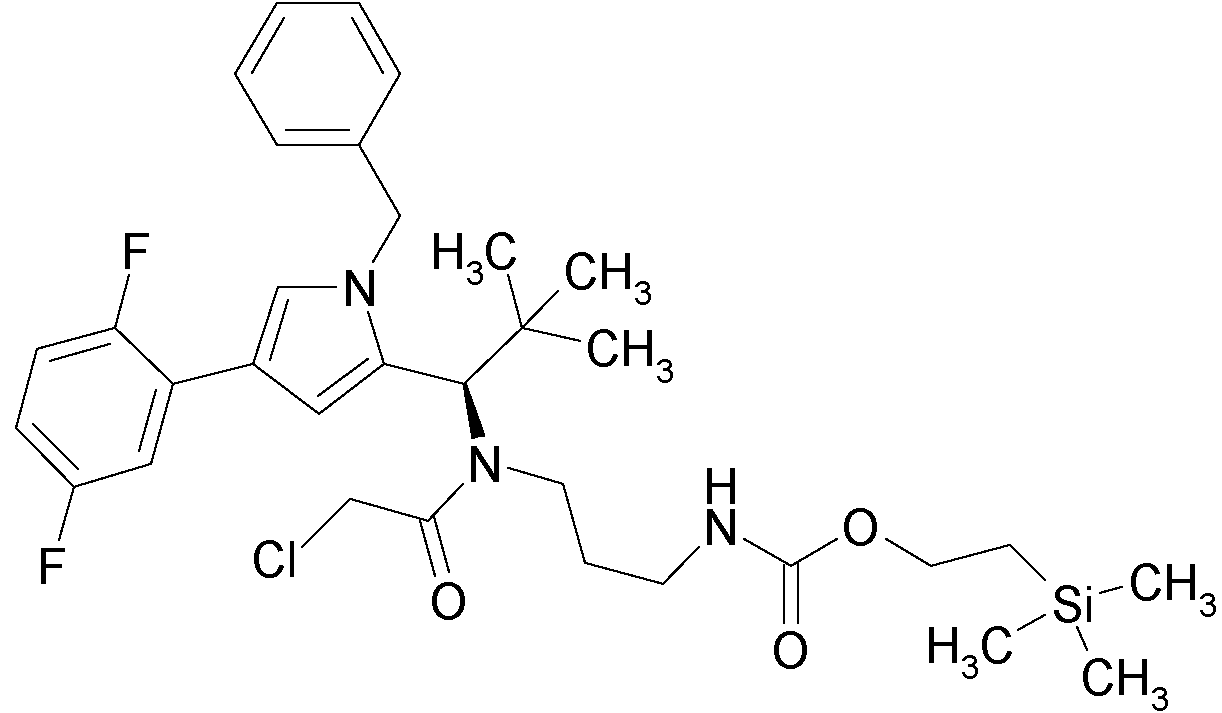
908,1 mg (1,63 mmol) de 2-(trimetilsilil)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (ver la síntesis Intermedio C11) y 545,6 mg (5,39 mmol) de trietilamina se dispusieron en 10,0 ml de diclorometano y se enfriaron hasta 0 °C. A esta temperatura se añadieron 590,5 mg (5,23 mmol) de cloruro de cloroacetilo y se agitaron durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con acetato de etilo y la fase orgánica se lavó tres veces con solución saturada de hidrógeno-carbonato de sodio y solución saturada de cloruro de amonio. La fase orgánica se lavó con solución saturada de NaCl y se secó sobre sulfato de magnesio. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 673,8 mg (65 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,53 min; MS (ESIneg): m/z = 676 (M+HCOO')'.
Intermedio C71
S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína-ácido trifluoroacético (1:1)

536,6 mg (4,43 mmol) de L-cisteína se suspendieron en 2,5 ml de agua junto con 531,5 mg (6,33 mmol) de hidrogenocarbonato de sodio. A ello se añadieron 400,0 mg (0,63 mmol) de (2-(trimetilsilil)etil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato (Intermedio C70) disuelto en 25,0 ml de iso-propanol y 1,16 g (7,59 mmol) de 1,8-diazabiciclo(5,4,0)undec-7-eno. La mezcla de reacción se agitó durante 1,5 h a 50 °C. La mezcla de reacción se mezcló con acetato de etilo y la fase orgánica se lavó varias veces con solución saturada de hidrógeno-carbonato de sodio y una vez con solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío y el residuo se secó a alto vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 449,5 mg (86 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,20 min; MS (ESlpos): m/z = 717 (M+H)+.
Intermedio C72
Ácido (9S)-9-{[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]metil}-2,2-dimetil-6,11-dioxo-5-oxa-7,10-diaza-2-silatetradecan-14-oico

90 mg (0,212 mmol) del intermedio L72 se dispusieron en 6 ml de diclorometano y se mezclaron con 86 jL (1,06
mmol) de piridina, así como 135 mg (0,318 mmol) de peryodinano de Dess-Martin. Se agitó durante 30 min a temperatura ambiente. Luego la preparación se diluyó con 30 ml de diclorometano y la fase orgánica dos veces con solución al 10% de Na2S2O3 y una vez con solución al 5% de ácido cítrico. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El aldehído así obtenido se hizo reaccionar luego sin ulterior purificación.
63 mg (0,177 mmol) del intermedio C52 se disolvieron en 15 ml de diclorometano y se mezclaron con 52,4 mg (0,247 mmol) de triacetoxiborhidruro de sodio, así como 20,2 |jL de ácido acético. Después de 5 min de agitación a temperatura ambiente se añadieron 89,6 mg (0,212 mmol) del aldehído antes descrito y la preparación se agitó durante 20 min a temperatura ambiente. La preparación se concentró al vacío y el residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones el disolvente se evaporó al vacío y el residuo se liofilizó en acetonitrilo / agua. Así se obtuvieron 71 mg (53% d. t. en 2 etapas) de (9R)-9-[({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)metil]-2,2-dimetil-6,11-dioxo-5-oxa-7,10-diaza-2-silatetradecan-14-oato de bencilo.
LC-MS (método 1): Rt = 1,21 min; MS (ESlpos): m/z = 761 (M+H)+.
70 mg (92 jm ol) de este intermedio se extrajeron en 15 ml de diclorometano, se enfriaron hasta 10 °C y se mezclaron con 54 jL de trietilamina, así como con 25,5 jL (0,23 mmol) de cloruro de acetoxiacetilo. Después de 1 h de agitación a temperatura ambiente se añadieron nuevamente iguales cantidades de cloruro de ácido y trietilamina y después de otra hora de agitación, otra vez a temperatura ambiente. La preparación luego se agitó durante otros 30 min a temperatura ambiente y luego se concentró al vacío y el residuo se purificó por HPLC preparativa. Las correspondientes fracciones se combinaron y tras evaporar el disolvente y liofilizar el residuo en acetonitrilo / agua, quedaron 46,5 mg (59% d. t.) del intermedio acilado.
LC-MS (método 1): Rt = 1,53 min; MS (ESlpos): m/z = 861 (M+H)+.
46 mg (53 jm ol) de este intermedio se disolvieron en 5 ml de metanol y se mezclaron con 2,7 ml de una solución de hidróxido de litio 2 M. Después de 10 min de agitación a temperatura ambiente se llevó la preparación con ácido acético a pH 3-4 y luego se diluyó con 15 ml de agua. La fase acuosa se extrajo con acetato de etilo y la fase orgánica se secó sobre sulfato de magnesio y se concentró. El residuo se liofilizó en acetonitrilo / agua y después de secar el residuo a alto vacío se obtuvieron 37 mg (90% d. t.) del compuesto del título en forma de un sólido blanco.
LC-MS (método 1): Rt = 1,32 min; MS (ESlpos): m/z = 729 (M+H)+.
Intermedio C73
S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11 -diaza-2-silatridecan-13-il)-N-[3-(trimetilsilil)propanoil]-L-cisteína

619 mg (0,86 mmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína-ácido trifluoroacético (1:1) (Intermedio C71) se dispuseron en 8,8 ml de diclorometano y se mezclaron con 87 mg (0,86 mmol) de trietilamina y 224 mg (0,86 mmol) de N-[2-(trimetilsilil)-etoxicarboniloxi]-pirrolidin-2,5-diona. Después de 1 h, se añadieron 45 mg (0,17 mmol) de N-[2-(trimetilsilil)-etoxicarboniloxi]-pirrolidin-2,5-diona. La mezcla de reacción se agitó durante 1 h a temperatura ambiente. La mezcla se evaporó al vacío y el residuo se extrajo en diclorometano y luego la fase orgánica se lavó dos veces con agua y una solución saturada de hidrógeno-carbonato de sodio. La fase orgánica se secó sobre sulfato de magnesio, se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se siguió usando sin ulterior purificación. Se obtuvieron 602 mg (71%, pureza del 87%) del compuesto del título.
LC-MS (método 1): Rt = 1,58 min; MS (ESlpos): m/z = 861 (M+H)+.
Intermedio L1
ácido trifluoroacético— N-(2-aminoetil)-2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetamida (1:1)

El compuesto del título se preparó según métodos clásicos de la química de los péptidos a partir de (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético y (2-aminoetil)carbamato de terc-butilo asequible en comercios.
HPLC (método 11): Rt = 0,19 min;
LC-MS (método 1): Rt = 0,17 min; MS (ESIpos): m/z = 198 (M+H)+.
Intermedio L2
Ácido trifluoroacético— rel-(1R,2S)-2-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de 50 mg (0,214 mmol) de ácido cis-2-[(terc-butoxicarbonil)amino]-1-ciclopentancarboxílico asequible en comercios con 60 mg (0,235 mmol) de ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-dion (1:1) asequible en comercios por acoplamiento con EDC/HOBT y posterior desprotección con TFA. Se obtuvieron 36 mg (38% d.t. en 2 etapas) del compuesto del título.
HPLC (método 11): Rt = 0,2 min;
LC-MS (método 1): Rt = 0,17 min; MS (ESIpos): m/z = 252 (M+H)+.
Intermedio L3
Ácido trifluoroacético--(1S,2R)-2-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de 50 mg (0,214 mmol) de ácido (1S,2R)-2-[(tercbutoxicarbonil)amino]ciclopentancarboxílico asequible en comercios con 72 mg (0,283 mmol) de ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) asimismo asequible en comercios por acoplamiento con EDC/HOBT y posterior desprotección con TFA. Se obtuvieron 13 mg (16% d.t. en 2 etapas) del compuesto del título.
HPLC (método 11): Rt = 0,2 min;
LC-MS (método 1): Rt = 0,2 min; MS (ESIpos): m/z = 252 (M+H)+.
Intermedio L4
Ácido trifluoroacético— N-(2-aminoetil)-4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)ciclohexancarboxamida (1:1)

El compuesto del título se preparó según métodos clásicos de la química de los péptidos a partir de 1-[(4-{[(2,5-dioxopirrolidin-1-il)oxi]carbonil}cidohexil)metil]-1H-pirrol-2,5-diona asequible en comercios y (2-aminoetil)carbamato de terc-butilo.
HPLC (método 11): Rt = 0,26 min;
LC-MS (método 1): Rt = 0,25 min; MS (ESIpos): m/z = 280 (M+H)+.
Intermedio L5
Ácido trifluoroacético— N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-beta-alaninamida (1:1)

El compuesto del título se preparó según métodos clásicos de la química de los péptidos a partir de 1-(4-aminofenil)-1H-pirrol-2,5-diona asequible en comercios y N-(terc-butoxicarbonil)-beta-alanina.
HPLC (método 11): Rt = 0,22 min;
LC-MS (método 1): Rt = 0,22 min; MS (ESIpos): m/z = 260 (M+H)+.
Intermedio L6
Ácido trifluoroacético— terc-butil-N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-L-lisinato (1:1)
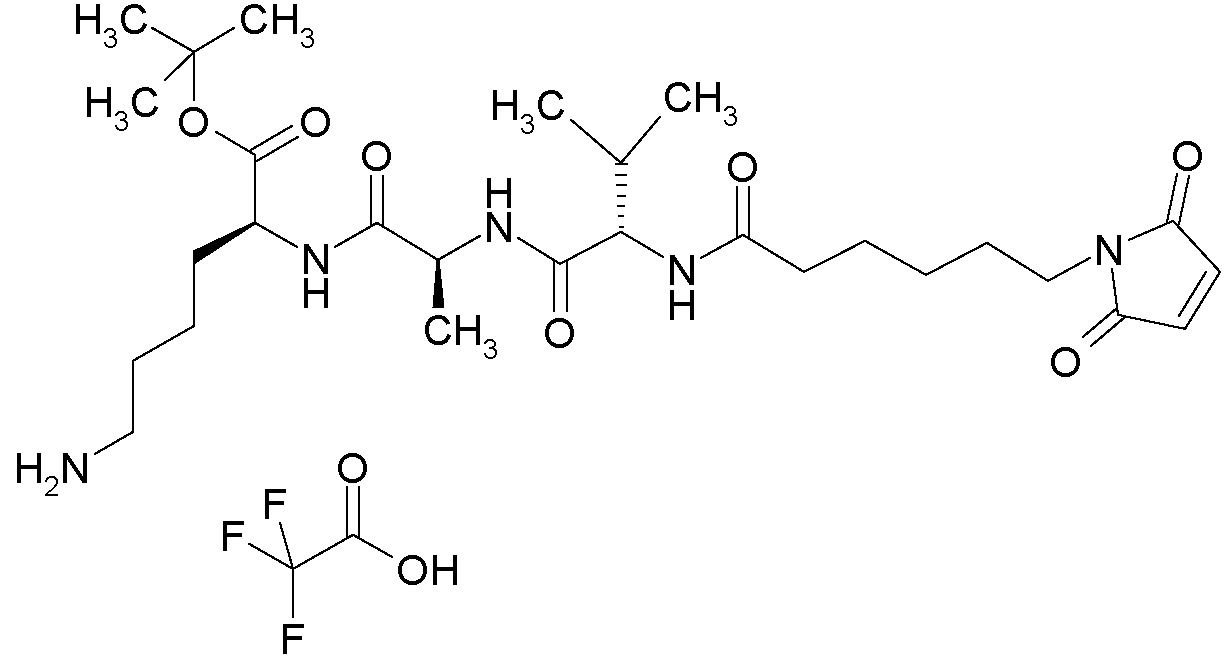
El compuesto del título se preparó primero por acoplamiento de ácido 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoico asequible en comercios con el péptido parcialmente protegido preparado según métodos clásicos de la química de los péptidos, L-valil-L-alanil-N6-(terc-butoxicarbonil)-L-lisinato de terc-butilo, en presencia de EDC/HOBT. Luego se realizó la desprotección en el grupo amino en condiciones cuidadosas por agitación en ácido trifluoroacético al 5% en DCM a temperatura ambiente, obteniendo un rendimiento del 37% del compuesto del título.
HPLC (método 11): Rt = 1,29 min;
LC-MS (método 1): Rt = 0,62 min; MS (ESIpos): m/z = 566 (M+H)+.
Intermedio L7
Ácido trifluoroacético— beta-alanil-L-valil-N5-carbamoil-N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-L-ornitinamida (1:1)

El compuesto del título se preparó según métodos clásicos de la química de los péptidos a partir de 1-(4-aminofenil)-1H-pirrol-2,5-diona asequible en comercios por acoplamiento secuencial con N2-(terc-butoxicarbonil)-N5-carbamoil-L-ornitina en presencia de HATU, desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1-il-N-(tercbutoxicarbonil)-L-valinato, desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1 -il-N-(terc-butoxicarbonil)-beta-alaninato y nueva desprotección con TFA. Se obtuvieron 32 mg del compuesto del título.
HPLC (método 11): Rt = 0,31 min;
LC-MS (método 1): Rt = 0,47 min; MS (ESIpos): m/z = 516 (M+H)+.
Intermedio L8
ácido trifluoroacético— L-alanil-N5-carbamoil-N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-L-ornitinamida (1:1)

El compuesto del título se preparó según métodos clásicos de la química de los péptidos a partir de 1-(4-aminofenil)-1H-pirrol-2,5-diona asequible en comercios por acoplamiento secuencial con N2-(terc-butoxicarbonil)-N5-carbamoil-L-ornitina en presencia de HATU, desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1-il-N-(tercbutoxicarbonil)-L-alaninato y nueva desprotección con TFA. Se obtuvieron 171 mg del compuesto del título.
HPLC (método 11): Rt = 0,23 min;
LC-MS (método 7): Rt = 0,3 min; MS (ESIpos): m/z = 417 (M+H)+.
Intermedio L9
ácido trifluoroacético— beta-alanil-L-valil-N5-carbamoil-N-[4-(2-metoxi-2-oxoetil)fenil]-L-ornitinamida (1:1)

El compuesto del título se preparó análogamente al intermedio L7 a partir de (4-aminofenil)acetato de metilo asequible en comercios. Se obtuvieron 320 mg del compuesto del título.
HPLC (método 11): Rt = 0,45 min;
LC-MS (método 1): Rt = 0,48 min; MS (ESIpos): m/z = 493 (M+H)+.
Intermedio L10
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-rel-N6-{[(1R,2S)-2-aminociclopentil]carbonil}-L-lisina-ácido trifluoroacético (1:2)

El compuesto del título se preparó a partir del intermedio L6 por acoplamiento con ácido cis-2-[(tercbutoxicarbonil)amino]-1-ciclopentancarboxílico con EDC/HOBT y posterior desprotección con TFA. Se obtuvieron 12 mg (52% d.t. en 2 etapas) del compuesto del título.
HPLC (método 11): Rt = 1,45 min;
LC-MS (método 1): Rt = 0,73 min; MS (ESIpos): m/z = 677 (M+H)+.
Intermedio L11
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N6-{[(1S,2R)-2-aminociclopentil]carbonil}-L-lisinaácido trifluoroacético (1:2)

El compuesto del título se preparó a partir del intermedio L6 por acoplamiento con ácido (1S,2R)-2-[(tercbutoxicarbonil)amino]cidopentancarboxílico con EDC/HOBT y posterior desprotección con TFA. Se obtuvieron 11 mg (39% d.t. en 2 etapas) del compuesto del título.
HPLC (método 11): Rt = 1,45 min;
LC-MS (método 1): Rt = 0,74 min; MS (ESIpos): m/z = 677 (M+H)+.
Intermedio L12
Ácido trifluoroacético--1-[2-(2-aminoetoxi)etil]-1H-pirrol-2,5-diona (1:1)

A 228 mg (1,12 mmol) de [2-(2-aminoetoxi)etil]carbamato de terc-butilo disuelto en 7 ml de dioxano/agua 1:1 se vertieron 381 mg (2,46 mmol) de 2,5-dioxo-2,5-dihidro-1H-pirrol-1-carboxilato de metilo. Luego se añadieron 1,2 ml de una solución saturada de hidrogeno-carbonato de sodio y la preparación se agitó a temperatura ambiente. Después de un total de 5 días de agitación con otras 2 adiciones de iguales cantidades de la solución de hidrogeno-carbonato de sodio, se elaboró la preparación por acidificación con ácido trifluoroacético, rotación y purificación del residuo por HPLC preparativa. Las correspondientes fracciones se combinaron, el disolvente se eliminó al vacío y el residuo se liofilizó de acetonitrilo / agua 1:1.
El residuo se extrajo en 3 ml de diclorometano y se mezcló con 1 ml de ácido trifluoroacético. Después de agitar durante 15 min a temperatura ambiente, el disolvente se eliminó al vacío y el residuo se liofilizó de acetonitrilo / agua 1:1. Así se obtuvieron 70 mg (67% d.t. en 2 etapas) del compuesto del título como residuo resinoso.
HPLC (método 11): Rt = 0,2 min;
LC-MS (método 1): Rt = 0,18 min; MS (ESIpos): m/z = 185 (M+H)+.
Intermedio L13
Ácido trifluoroacético— N2-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]-L-lisinato de terc-butilo (1:1)

El compuesto del título se preparó por acoplamiento de ácido (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético con clorhidrato de N6-(terc-butoxicarbonil)-L-lisinato de terc-butilo (1:1) en presencia de EDC/HOBT y posterior separación cuidadosa del grupo protector de terc-butoxicarbonilo análogamente al intermedio L6.
HPLC (método 11): Rt = 0,42 min;
LC-MS (método 1): Rt = 0,43 min; MS (ESIpos): m/z = 340 (M+H)+.
Intermedio L14
Ácido trifluoroacético--1-[2-(4-aminopiperazin-1-il)-2-oxoetil]-1H-pirrol-2,5-diona (1:1)

El compuesto del título preparó análogamente al intermedio L2 en 2 etapas a partir de piperazin-1-ilcarbamato de tercbutilo y ácido (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético.
HPLC (método 11): Rt = 0,2 min;
LC-MS (método 3): Rt = 0,25 min; MS (ESIpos): m/z = 239 (M+H)+.
Intermedio L15
Ácido trifluoroacético— N-(2-aminoetil)-3-(2-{2-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etoxi]etoxi}etoxi)propanamida (1:1)

2,93 g (10,58 mmol) de 3-{2-[2-(2-aminoetoxi)etoxi]etoxi}propanoato de terc-butilo se disolvieron en 100 ml de dioxano/agua 1:1 y se mezclaron con 3,28 g (21,15 mmol) de 2,5-dioxo-2,5-dihidro-1H-pirrol-1-carboxilato de metilo, así como una solución saturada de hidrógeno-carbonato de sodio hasta alcanzar un valor de pH de 6-7. La solución se agitó durante 30 min a temperatura ambiente y luego el 1,4-dioxano se evaporó al vacío. Luego se añadieron 200 ml de agua y la mezcla se agitó tres veces con 300 ml de acetato de etilo. Los extractos orgánicos se combinaron, se secaron sobre sulfato de magnesio y se filtraron. Después de concentrar, se obtuvo 3-(2-{2-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etoxi]etoxi}etoxi)propanoato de terc-butilo como aceite marrón, que luego se secó a alto vacío.
HPLC (método 11): Rt = 1,5 min;
LC-MS (método 3): Rt = 0,88 min; MS (ESIpos): m/z = 375 (M+NH4)+.
Este intermedio se convirtió según procedimientos estándar (desprotección con TFA, acoplamiento con (2-aminoetil)carbamato de terc-butilo y nueva desprotección con TFA) en el compuesto del título.
HPLC (método 11): Rt = 0,2 min;
LC-MS (método 3): Rt = 0,25 min; MS (ESIpos): m/z = 344 (M+H)+.
Intermedio L16
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitina

A una solución de 266 mg (1,33 mmol) de L-Valil-N5-carbamoil-L-omitina en 24 ml de DMF se añadieron 535 mg (1,73 mmol) de 1-{6-[(2,5-dioxopirrolidin-1-il)oxi]-6-oxohexil}-1H-pirrol-2,5-diona asequible en comercios, así como 930 ml de N,N-diisopropiletilamina. La preparación se trató durante 24 h en baño de ultrasonido y luego se concentró al vacío hasta sequedad. El residuo que quedó se purificó por medio de HPLC preparativa y después de concentrar las fracciones correspondientes y secar del residuo a alto vacío quedaron 337 mg (50% d.t.) del compuesto del título. HPLC (método 11): Rt = 0,4 min;
LC-MS (método 3): Rt = 0,58 min; MS (ESIpos): m/z = 468 (M+H)+.
Intermedio L17
Ácido trifluoroacético— N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-L-lisinato de terc-butilo (1:1)

El compuesto del título se preparó primero por acoplamiento von 172 mg (0,37 mmol) de Intermedio L16 y 125 mg (0,37 mmol) de clorhidrato de N6-(terc-butoxicarbonil)-L-lisinato de terc-butilo (1:1) en presencia de EDC/HOBT y N,N-diisopropiletilamina y posterior desprotección del grupo amino en condiciones cuidadosas durante 2 h de agitación en ácido trifluoroacético al 10% en DCM a temperatura ambiente. Después de liofilizar en acetonitrilo/ agua se obtuvieron 194 mg (49% d.t.) del compuesto del título en 2 etapas.
HPLC (método 11): Rt = 1,1 min;
LC-MS (método 1): Rt = 0,58 min; MS (ESIpos): m/z = 652 (M+H)+.
Intermedio L18
ácido trifluoroacético— beta-alanil-L-alanil-N5-carbamoil-N-[4-(2-metoxi-2-oxoetil)fenil]-L-ornitinamida (1:1)

El compuesto del título se preparó a partir de (4-aminofenil)acetato de metilo análogamente al Intermedio L7 de forma secuencial según métodos clásicos de la química de los péptidos por unión de N2-(terc-butoxicarbonil)-N5-carbamoil-L-ornitina en presencia de HATU, desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1-il-N-(tercbutoxicarbonil)-L-alaninato, desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1-il-N-(terc-butoxicarbonil)-beta-alaninato y nueva desprotección con TFA. Se obtuvieron 330 mg del compuesto del título.
HPLC (método 11): Rt = 0,29 min;
LC-MS (método 1): Rt = 0,41 min; MS (ESIpos): m/z = 465 (M+H)+.
Intermedio L19
Ácido trifluoroacético— L-alanil-N5-carbamoil-N-(4-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}fenil)-L-omitinamida (1:1)

El compuesto del título se preparó a partir de 1,4 fenilendiamina de modo secuencial según métodos clásicos de la química de los péptidos. En la primera etapa, se monoacilaron 942 mg (8,72 mmol) de 1,4 fenilendiamina con 0,8 g (2,9 mmol) de N2-(terc-butoxicarbonil)-N5-carbamoil-L-ornitina en presencia de HATU y W,A/-diisopropiletilamina. En la segunda etapa se aciló de modo análogo el segundo grupo amino anilínico con (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético en presencia de HATU y W,W-diisopropiletilamina. La desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1-il-N-(terc-butoxicarbonil)-L-alaninato y nueva desprotección con TFA llevaron luego en 3 otras etapas de síntesis al compuesto del título, del que se obtuvieron por esta vía 148 mg.
LC-MS (método 1): Rt = 0,21 min; MS (ESlpos): m/z = 474 (M+H)+.
LC-MS (método 4): Rt = 0,2 min; MS (ESlpos): m/z = 474 (M+H)+.
Intermedio L20
Ácido trifluoroacético— L-valil-N5-carbamoil-N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-L-ornitinamida (1:1)

El compuesto del título se preparó según métodos clásicos de la química de los péptidos análogamente al Intermedio L8 a partir de 1-(4-aminofenil)-1H-pirrol-2,5-diona asequible en comercios por acoplamiento secuencial con N2-(tercbutoxicarbonil)-N5-carbamoil-L-ornitina en presencia de HATU, desprotección con TFA, acoplamiento con 2,5-dioxopirrolidin-1-il-N-(terc-butoxicarbonil)-L-valinato y nueva desprotección con TFA. Se obtuvieron 171 mg del compuesto del título.
HPLC (método 11): Rt = 0,28 min;
LC-MS (método 1): Rt = 0,39 min; MS (ESlpos): m/z = 445 (M+H)+.
Intermedio L21
L-Valil-N6-(terc-butoxicarbonil)-N-[4-(2-metoxi-2-oxoetil)fenil]-L-lisinamida

El compuesto del título se preparó según métodos clásicos de la química de los péptidos a partir de 0,42 g (2,56 mmol) de (4-aminofenil)acetato de metilo asequible en comercios por acoplamiento secuencial con N6-(terc-butoxicarbonil)-N2-[(9H-fluoren-9-ilmetoxi)carbonil]-L-lisina en presencia de HATU y N,N-diisopropiletilamina, desprotección con piperidina, acoplamiento con 2,5-dioxopirrolidin-1-il-N-[(benciloxi)carbonil]-L-valinato en presencia de N,N-diisopropiletilamina y posterior separación hidrogenolítica del grupo protector de benciloxicarbonilo sobre paladio sobre carbón activado al 10%. Se obtuvieron 360 mg (32% d.t. en 4 etapas) del compuesto del título.
HPLC (método 11): Rt = 1,5 min;
LC-MS (método 1): Rt = 0,73 min; MS (ESlpos): m/z = 493 (M+H)+.
Intermedio L22
Ácido trifluoroacético— N-[(9H-fluoren-9-ilmetoxi)carbonil]-L-valil-N-{4-[(2S)-2-amino-3-metoxi-3-oxopropil]fenil}-N5-carbamoil-L-ornitinamida (1:1)

El compuesto del título se preparó a partir de N-(terc-butoxicarbonil)-4-nitro-L-fenilalanina de modo secuencial según métodos clásicos de la química de los péptidos. 2,5 g (8,06 mmol) de este educto se convirtieron en la primera etapa primero en la sal de cesio y luego con yodometano en DMF en el éster metílico.
Por hidrogenólisis se convirtió luego en metanol a través de paladio sobre carbón activado al 10% el grupo nitro en un grupo amino.
El grupo amino así generado se aciló luego con N5-carbamoil-N2-[(9H-fluoren-9-ilmetoxi)carbonil]-L-omitina en DMF en presencia de HATU y N,N-diisopropiletilamina. En la siguiente etapa, se separó el grupo Fmoc con piperidina en DMF.
Luego se realizó en DMF el acoplamiento con N-[(9H-fluoren-9-ilmetoxi)carbonil]-L-valina en presencia de clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida, hidrato de 1-hidroxi-1H-benzotriazol y N,N-diisopropiletilamina y finalmente la separación del grupo terc-butoxicarbonilo con ácido trifluoroacético.
HPLC (método 11): Rt = 1,6 min;
LC-MS (método 1): Rt = 0,77 min; MS (ESlpos): m/z = 673 (M+H)+.
Intermedio L23
Ácido trifluoroacético— N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]-beta-alaninamida (1:1)

El compuesto del título se preparó a partir de ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) asequible en comercios por acoplamiento con N-(terc-butoxicarbonil)-beta-alanina en presencia de EDCI/HOBT y N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético.
HPLC (método 11): Rt = 0,19 min.
Intermedio L24
Ácido trifluoroacético--1-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil] ciclopropancarboxamida (1:1)

114 mg (0,67 mmol) de ácido 1-[(terc-butoxicarbonil)amino]ciclopropancarboxílico asequible en comercios se disolvieron en 25 ml de DCM y se mezclaron con 110 mg (0,623 mmol) de ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) asequible en comercios, así como se mezclaron con 395 |jl de N,N-diisopropiletilamina y se enfriaron hasta -10 °C. Luego se añadieron 217 mg (0,793 mmol) de tetrafluoroborato de 2-bromo-1-etilpiridinio y la preparación se agitaron durante 2 h a temperatura ambiente. Luego se diluyó con acetato de etilo y sucesivamente se agitó con ácido cítrico al 10%, solución saturada de hidrógeno-carbonato de sodio y solución de cloruro de sodio saturada, luego se secó sobre sulfato de magnesio y se concentró. Después de secar a alto vacío se obtuvieron 152 mg del intermedio protegido.
Luego se extrajeron en 10 ml de DCM y se desprotegieron con 1 ml de ácido trifluoroacético. Después de liofilizar en acetonitrilo / agua, se obtuvieron 158 mg (71% d.t. en 2 etapas) del compuesto del título.
HPLC (método 11): Rt = 0,19 min.
LC-MS (método 3): Rt = 0,98 min; MS (ESlpos): m/z = 224 (M+H)+.
Intermedio L25
N-[31-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-29-oxo-4,7,10,13,16,19,22,25-octaoxa-28-azahentriacontan-1-oil]-L-valil-L-alanina

31,4 mg (0,17 mmol) de valil-L-alanina se disolvieron en 3,0 ml de DMF y se mezclaron con 115,0 mg (0,17 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{27-[(2,5-dioxopirrolidin-1-il)oxi]-27-oxo-3,6,9,12,15,18,21,24-octaoxaheptacos-1-il}propanamida y con 33,7 mg (0,0,33 mmol) de trietilamina. Se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 74,1 mg (58 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,61 min; MS (ESlpos): m/z = 763 [M+H]+.
Intermedio L26
L-Valil-N6-(terc-butoxicarbonil)-L-lisina

600,0 mg (1,58 mmol) de N2-[(benciloxi)carbonil]-N6-(terc-butoxicarbonil)-L-lisina se suspendieron en 25,0 ml de agua/etanol/THF (1:1:0,5) y se mezclaron con paladio sobre carbón (al 10%) y se hidrogenaron a temperatura ambiente con hidrógeno a presión normal durante 5 h. El catalizador se filtró y los disolventes se evaporaron al vacío. El compuesto obtenido se usó sin ulterior purificación en la siguiente etapa.
LC-MS (método 1): Rt = 0,42 min; MS (ESIpos): m/z = 247 [M+H]+.
180 mg (0,73 mmol) de N6-(terc-butoxicarbonil)-L-lisina se disolvieron en 5,0 ml de DMF y se mezclaron con 74,0 mg (0,73 mmol) de trietilamina. Luego se añadieron 254,6 mg (0,73 mmol) de 2,5-dioxopirrolidin-1-il-N-[(benciloxi)carbonil]-L-valinato y 74,0 mg (0,73 mmol) de trietilamina. La mezcla de reacción se agitó durante 3,5 h a temperatura ambiente. La solución de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 294,1 mg (76 % d. t.) N-[(benciloxi)carbonil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina. LC-MS (método 1): Rt = 0,97 min; MS (ESIpos): m/z = 480 [M+H]+.
272,2 mg (0,57 mmol) de N-[(benciloxi)carbonil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina se dispusieron en 20,0 ml de acetato de etilo/etanol/THF (1:1:1) y se mezclaron con 27,2 mg de paladio sobre carbón activado. Se hidrogenó con hidrógeno a temperatura ambiente a presión normal durante 5 h. Se filtró con ayuda de Celite® y la torta filtrante se lavó con acetato de etilo / etanol / THF (1:1:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. El compuesto del título (182 mg, 72 % d. t.) se usó en la siguiente etapa de reacción sin ulterior purificación. LC-MS (método 1): Rt = 0,53 min; MS (ESIpos): m/z = 346 [M+H]+.
Intermedio L27
N-[31-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-29-oxo-4,7,10,13,16,19,22,25-octaoxa-28-azahentriacontan-1-oil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina

30 mg (0,07 mmol) de L-Valil-N6-(terc-butoxicarbonil)-L-lisina (Intermedio L26) y 46,1 mg (0,07 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{27-[(2,5-dioxopirrolidin-1-il)oxi]-27-oxo-3,6,9,12,15,18,21,24-octaoxaheptacos-1-il}propanamida se dispusieron en 1,5 ml de DMF y se mezclaron con 6,8 mg (0,07 mmol) de 4-metilmorfolina. La solución de reacción se agitó a temperatura ambiente durante la noche. La mezcla de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 55,6 mg (90 % d. t.) del compuesto del título. LC-MS (método 1): Rt = 0,77 min; MS (ESIpos): m/z = 920 [M+H]+.
Intermedio L28
3-formil-4-({[2-(trimetilsilil)etoxi]carbonil}amino)pirrolidin-1-carboxilato de terc-butilo

461,7 mg (1,15 mmol) de 1-terc-butil-3-etil-4-({[2-(trimetilsilil)etoxi]carbonil}amino)pirrolidin-1,3-dicarboxilato (este compuesto se preparó según la disposición bibliográfica WO 2006/066896) se dispusieron en 5,0 ml de diclorometano absol. y se enfriaron hasta -78 °C. Luego se añadieron gota a gota lentamente 326,2 mg (2,29 mmol) de solución de hidruro de diisobutilaluminio (1 M en THF) y se agitó durante 2 h a -78 °C (control por cromatografía en capa fina (éter de petróleo/acetato de etilo = 3:1). Se vertieron gota a gota 1,3 g (4,59 mmol) de tartrato de sodio y potasio disuelto en 60 ml de agua y la mezcla de reacción se dejó llegar a temperatura ambiente. La mezcla de reacción se mezcló con acetato de etilo y la fase acuosa tres veces se extrajo con acetato de etilo. Las fases orgánicas combinadas se lavaron una vez con solución saturada de NaCl y se secaron sobre sulfato de magnesio. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 629,0 mg del compuesto del título como producto crudo, que se usó sin ulterior purificación inmediatamente en la siguiente etapa de reacción.
Intermedio L29
3-formil-4-[({[2-(trimetilsilil)etoxi]carbonil}amino)metil]pirrolidin-1-carboxilato de terc-butilo
Mezcla de diastereómeros.

807,1 mg (2,34 mmol) de 3-({[terc-butil(dimetil)silil]oxi}metil)-4-(hidroximetil)pirrolidin-1-carboxilato de terc-butilo (La preparación se realizó según la disposición bibliográfica WO 2006/100036) se dispusieron en 8,0 ml de diclorometano y se añadieron 236,4 mg (2,34 mmol) de trietilamina. A 0 °C se añadieron gota a gota 267,6 mg (2,34 mmol) de cloruro de ácido metansulfónico y la mezcla de reacción se agitó durante la noche a temperatura ambiente. Se realizó una segunda adición de 133,8 mg (1,17 mmol) de cloruro de ácido metansulfónico y 118,2 mg (1,17 mmol) de trietilamina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se diluyó con diclorometano y la fase orgánica se lavó una vez con solución saturada de hidrógeno-carbonato de sodio, solución al 5% de hidrógeno-sulfato de potasio y solución saturada de NaCl. Después de secar sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se purificó por medio de Biotage isolera (gel de sílice, columna 50 g SNAP, flujo 66 ml/min, ciclohexano/acetato de etilo). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 402,0 mg (41 % d. t.) del compuesto 3-({[terc-butil(dimetil)silil]oxi}metil)-4-{[(metilsulfonil)oxi]metil}pirrolidin-1-carboxilato de terc-butilo
LC-MS (método 1): Rt = 1,38 min; MS (ESIpos): m/z = 424 [M+H]+.
400.0 mg (0,94 mmol) de 3-({[terc-butil(dimetil)silil]oxi}metil)-4-{[(metilsulfonil)oxi]metil}pirrolidin-1-carboxilato de tercbutilo se dispusieron en 5,0 ml de DMF y se mezclaron con 98,2 mg (1,51 mmol) de azida sódica. La mezcla de reacción se agitó durante 10 h a 40 °C. Luego se añadieron nuevamente 30,7 mg (0,47 mmol) de azida sódica y se agitó durante otras 10 h a 40 °C. Se añadió acetato de etilo y la fase orgánica varias veces se lavó con agua. Después de secar la fase orgánica sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 309,5 mg (89 % d. t.) del compuesto 3-(azidometil)-4-({[terc-butil(dimetil)silil]oxi}metil)pirrolidin-1-carboxilato de terc-butilo. El compuesto se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 1): Rt = 1,50 min; MS (ESIpos): m/z = 371 [M+H]+.
250 mg (0,68 mmol) de 3-(azidometil)-4-({[terc-butil(dimetil)silil]oxi}metil)pirrolidin-1 -carboxilato de terc-butilo se disolvieron en 10,0 ml de acetato de etilo/etanol (1:1) y se mezclaron con 25,0 mg de paladio sobre carbón activado (10%). Se hidrogenó con hidrógeno a temperatura ambiente a presión normal 8 h. La reacción se filtró sobre Celite® y la torta filtrante se lavó intensivamente con acetato de etilo. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 226,2 mg (82 % d. t.) del compuesto 3-(aminometil)-4-({[tercbutil(dimetil)silil]oxi}metil)pirrolidin-1-carboxilato de terc-butilo. El compuesto se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 1): Rt = 0,89 min; MS (ESIpos): m/z = 345 [M+H]+.
715.0 mg (2,08 mmol) de 3-(aminometil)-4-({[terc-butil(dimetil)silil]oxi}metil)pirrolidin-1-carboxilato de terc-butilo se disolvieron en 15,0 ml de THF y se mezclaron con 2,28 ml (2,28 mmol) de solución de TBAF (1 M en THF). La mezcla de reacción se agitó a temperatura ambiente durante la noche. El disolvente se evaporó al vacío y el residuo (1,54 g) se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 1): Rt = 0,41 min; MS (ESIpos): m/z = 231 [M+H]+.
1,54 g (4,88 mmol) de 3-(aminometil)-4-(hidroximetil)pirrolidin-1-carboxilato de terc-butilo se dispusieron en 1,4-dioxano con 541,8 mg (4,88 mmol) de cloruro de calcio (anhidro) y se mezclaron 488,6 mg (4,88 mmol) de carbonato de calcio y se agitó vigorosamente. Luego se añadieron 592,8 mg (5,86 mmol) de trietilamina y 1,52 g (5,86 mmol) de 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona y la mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadieron 644,9 mg (10,7 mmol) de HOAc y acetato de etilo. La fase orgánica se lavó dos veces con agua y una vez con solución saturada de NaCl. Después de secar sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se purificó por gel de sílice (eluyente: diclorometano/metanol = 100:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 346,9 mg (19 % d. t.) del compuesto 3-(hidroximetil)-4-[({[2-(trimetilsilil)etoxi]carbonil}amino)metil]pirrolidin-1-carboxilato de terc-butilo.
LC-MS (método 1): Rt = 1,08 min; MS (ESIpos): m/z = 375 [M+H]+.
804.0 mg (2,15 mmol) de 3-(hidroximetil)-4-[({[2-(trimetilsilil)etoxi]carbonil}amino)metil]pirrolidin-1-carboxilato de tercbutilo se dispusieron en 20,0 ml de cloroformo y 20,0 ml de carbonato de potasio 0,05 N / solución de hidrógenocarbonato de sodio 0,05 N (1:1). Luego se añadieron 59,7 mg (0,22 mmol) de cloruro de tetra-n-butilamonio, 429,9 mg (3,22 mmol) de N-clorosuccinimida y 33,5 mg (0,22 mmol) de TEMPO y la mezcla de reacción se agitó vigorosamente durante la noche a temperatura ambiente. La fase orgánica se separó y al vacío se liberó del disolvente. El residuo se purificó por gel de sílice (eluyente: ciclohexano / acetato de etilo = 3:1). Se obtuvieron 517,0 mg (46 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,13 min; MS (ESIpos): m/z = 373 [M+H]+.
Intermedio L30
3-({[terc-butil(dimetil)silil]oxi}metil)-4-formilpirrolidin-1-carboxilato de terc-butilo
Mezcla de estereoisómeros

250,0 mg (0,72 mmol) de 3-({[terc-butil(dimetil)silil]oxi}metil)-4-(hidroximetil)pirrolidin-1-carboxilato de terc-butilo (El compuesto se preparó según la disposición bibliográfica WO 2006/100036.) se dispusieron en 12,5 ml de
diclorometano/DMSO (4:1) y se mezclaron con 219,6 mg (2,17 mmol) de trietilamina. A 2 °C se añadieron 345,5 mg (2,17 mmol) de complejo de trióxido de azufre-piridina en porciones y se agitó durante 3 h a 2 °C. Se obtuvieron nuevamente 345,5 mg (2,17 mmol) de complejo de trióxido de azufre-piridina en porciones y se agitó durante 17 h a temperatura ambiente. La mezcla de reacción se dividió entre diclorometano y agua. La fase acuosa se extrajo tres veces con diclorometano y las fases orgánicas combinadas se lavaron una vez con agua y se secaron sobre sulfato de magnesio. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. El residuo se usó sin ulterior purificación en la siguiente etapa de síntesis (cromatografía en capa fina: éter de petróleo/acetato de etilo 7:3).
Intermedio L31
{[(terc-butoxicarbonil)amino]metil}malonato de di-terc-butilo

A 600 ml de agua se añadieron 57,2 g (488,27 mmol) de carbamato de terc-butilo, 51,2 ml (683,57 mmol) de una solución al 37% de formaldehído en agua y se añadieron 25,9 g (244,13 mmol) de carbonato de sodio. La mezcla se calentó, hasta que surgió una solución y luego se agitó a temperatura ambiente durante 16 h. La suspensión obtenida se extrajo con 500 ml de diclorometano, la fase orgánica se separó, se lavó con solución saturada de cloruro de sodio y se secó sobre sulfato de sodio. Se concentró en el evaporador rotativo y el residuo se secó a alto vacío, en donde se produjo un sólido cristalino. El residuo se extrajo en 1000 ml de THF absoluto y se vertió gota a gota a temperatura ambiente una mezcla de 322 ml (3,414 mol) de anhídrido de ácido acético y 138 ml (1,707 mol) de piridina. La mezcla de reacción se agitó a temperatura ambiente durante 16 h y luego se concentró en el evaporador rotativo, en donde el baño de agua tenía temperatura ambiente. El residuo se extrajo en éter dietílico y se lavó tres veces con una solución saturada de hidrógeno-carbonato de sodio, así como una vez con una solución saturada de cloruro de sodio. La fase orgánica se secó sobre sulfato de sodio, se concentró en el evaporador rotativo y el residuo se secó durante 2 días a alto vacío. El residuo se extrajo en 2000 ml de THF absoluto y bajo enfriamiento con hielo se mezcló con 456 ml (456,52 mmol) de una solución 1 M de terc-butanolato de potasio en THF. Se agitó durante 20 min a 0 °C y luego se vertieron gota a gota 100,8 g (456,52 mmol) de malonato de di-terc-butilo disuelto en 200 ml de THF absoluto. Se agitó durante 48 h a temperatura ambiente y luego se añadió agua. La mezcla de reacción se concentró en el evaporador rotativo y se extrajo en 500 ml de acetato de etilo. La mezcla se lavó con 500 ml de agua y 100 ml de una solución saturada de cloruro de sodio y la fase orgánica se secó sobre sulfato de sodio. La fase orgánica se concentró en el evaporador rotativo y el residuo se secó a alto vacío. El residuo se purificó por medio de filtración a través de gel de sílice (eluyente: ciclohexano/acetato de etilo, gradiente = 30:1 ^ 5:1). Se obtuvieron 37,07 g (22% d. t.) del compuesto del título.
LC-MS (método 6): Rt = 2,87 min; MS (ESlpos): m/z = 346 [M+H]+.
Intermedio L32
[3-hidroxi-2-(hidroximetil)propil]carbamato de terc-butilo

37,0 g (107,11 mmol) de (acetoximetil)malonato de di-terc-butilo se disolvieron en 1000 ml de THF absoluto y se mezclaron bajo enfriamiento con hielo con 535,5 ml (1071,10 mmol) de una solución 2 M de borhidruro de litio en THF
gota a gota. Se vertieron gota a gota 19,3 ml (1071,10 mmol) de agua y se agitó durante 4,5 h a temperatura ambiente. La mezcla de reacción se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se extrajo en 1500 ml de acetato de etilo y se mezcló con 100 ml de agua y se agitó durante 30 min bajo enfriamiento con hielo (ligera exoterma). La fase orgánica se separó y la fase acuosa se extrajo dos veces con 500 ml de acetato de etilo. La fase orgánica se concentró en el evaporador rotativo y el residuo se secó a alto vacío. Se obtuvieron 20,7 g (94% d. t.) del compuesto objeto.
LC-MS (método 6): Rt = 1,49 min; MS (EIpos): m/z = 106 [M ^ H a O ^ .
Intermedio L33
[3-{[terc-butil(dimetil)silil]oxi}-2-(hidroximetil)propil]carbamato de terc-butilo

20,00 g (97,44 mmol) de [3-hidroxi-2-(hidroximetil)propil]carbamato de terc-butilo se disolvieron en 1000 ml de diclorometano absoluto y se mezclaron a temperatura ambiente con 6,63 g (97,44 mmol) de imidazol, así como 16,16 g (107,18 mmol) de terc-butil(cloro)dimetilsilano. Se agitó durante 16 h a temperatura ambiente y la mezcla de reacción se lavó con solución semiconcentrada de cloruro de sodio. La fase acuosa se extrajo con acetato de etilo y las fases orgánicas combinadas se secaron sobre sulfato de sodio, se concentró en el evaporador rotativo y se secó a alto vacío. Se obtuvieron 28,50 g (92% d. t.) del compuesto del título.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 0,02 (s, 6H), 0,86 (s, 9H), 1,37 (s, 9H), 1,58-1,73 (m, 1H), 2,91 (q, 2H), 3,33 3,36 [m, (2H, oculto)], 3,53-3,58 (m, 2H), 6,65-6,72 (m, 1H).
Intermedio L34
(3-{[terc-butil(dimetil)silil]oxi}-2-formilpropil)carbamato de terc-butilo

12,65 g (39,591 mmol) de [3-{[terc-butil(dimetil)silil]oxi}-2-(hidroximetil)propil]carbamato de terc-butilo se disolvieron en 200 ml de diclorometano y se mezclaron a temperatura ambiente con 19,31 g (45,53 mmol) de peryodinano de Dess-Martin disuelto en 150 ml de diclorometano gota a gota. La mezcla se agitó durante 2 h a temperatura ambiente y luego se mezcló con 250 ml de una solución semiconcentrada de hidrógeno-carbonato de sodio, así como con 250 ml de una solución de tiosulfato de sodio al 10% y se agitó durante 20 min. La fase orgánica se separó y la fase acuosa se extrajo con acetato de etilo. Las fases orgánicas combinadas se lavaron con 300 ml de agua, se secaron sobre sulfato de sodio, se concentraron en el evaporador rotativo y se secaron a alto vacío. Se obtuvieron 11,35 g (90% d. t.) del compuesto del título.
1H-RMN (400 MHz, DMSO-d6): 8 [ppm] = 0,02 (s, 6H), 0,84(s, 9H), 1,36 (s, 9H), 1,48-1,51 (m, 1H), 3,08-3,32 [m, (1H, oculto)], 3,50-3,58 (m, 2H), 3,81-3,91 (m, 1H), 6,71 (t, 1H), 9,60 (d, 1H).
Intermedio L35
(3-oxopropil)carbamato de terc-butilo

El compuesto del título se preparó de acuerdo con procedimientos conocidos de la bibliografía (por ejemplo, Jean Bastide et al. J. Med. Chem. 2003, 46(16), 3536-3545).
Intermedio L36
N-[(benciloxi)carbonil]-L-valil-N5-carbamoil-L-ornitina

100 mg (0,57 mmol) de N5-Carbamoil-L-ornitina se extrajeron en 4,0 ml de DMF y se mezclaron con 0,08 ml (0,57 mmol) de trietilamina. Luego se añadieron 199,0 mg (0,57 mmol) de 2,5-dioxopirrolidin-1-il-N-[(benciloxi)carbonil]-L-valina y 0,08 ml (0,57 mmol) de trietilamina. Se agitó durante 48 h a temperatura ambiente. La mezcla de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua con 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 75,7 mg (33 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,69 min; MS (ESlpos): m/z = 409 [M+H]+.
Intermedio L37
L-Valil-N5-carbamoil-L-ornitina

75,7 mg (0,19 mmol) del intermedio L36 se suspendieron en 25 ml de agua/etanol/THF y se mezclaron con 7,5 mg de paladio sobre carbón activado (al 10%) y se hidrogenaron a temperatura ambiente durante 4,5 h con hidrógeno a presión normal. El catalizador se filtró y la mezcla de reacción al vacío se liberó del disolvente y se secó a alto vacío. El residuo se usó sin ulterior purificación en la siguiente etapa. Se obtuvieron 64,9 mg (93 % d. t.) del compuesto del título.
LC-MS (método 6): Rt = 0,25 min; MS (ESlpos): m/z = 275 [M+H]+.
Intermedio L38
N-[31-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-29-oxo-4,7,10,13,16,19,22,25-octaoxa-28-
azahentriacontan-1-oil]-L-valil-N5-carbamoil-L-omitina

38,3 mg (0,14 mmol) del intermedio L37 se dispusieron en 3,0 ml de DMF y con 96,4 mg (0,14 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{27-[(2,5-dioxopirrolidin-1-il)oxi]-27-oxo-3,6,9,12,15,18,21,24-octaoxaheptacos-1-il}propanamida y con 39,0 pL (0,28 mmol) de trietilamina. Se agitó durante la noche a temperatura ambiente. La mezcla de reacción se mezcló luego con 16,0 pL (0,28 mmol) de HOAc y se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10p, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 58,9 mg (45 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,61 min; MS (ESlpos): m/z = 849 [M+H]+.
Intermedio L39
2-(trimetilsilil)etil-(2-sulfaniletil)carbamato

300 mg (2,64 mmol) de clorhidrato de 2-aminoetanotiol (1:1) se dispusieron en 3,0 ml de diclorometano y se mezclaron con 668,0 mg (6,60 mmol)trietilamina con 719,1 mg (2,77 mmol) de 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona. Se agitó durante 2 días a temperatura ambiente. (control por cromatografía en capa fina: diclorometano/metanol = 100:1,5) La mezcla de reacción se mezcló con acetato de etilo y tres veces se lavó con agua. La fase orgánica se lavó dos veces con solución saturada de NaCl y se secó sobre sulfato de magnesio. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. Aplicación del compuesto sin ulterior purificación en la siguiente etapa de síntesis.
Intermedio L40
N-[31-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-29-oxo-4,7,10,13,16,19,22,25-octaoxa-28-azahentriacontan-1-oil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina

600 mg (1,58 mmol) de N2-[(benciloxi)carbonil]-N6-(terc-butoxicarbonil)-L-lisina se hidrogenaron en 25,0 ml de agua/etanol/THF (1:1:0,5) por medio de paladio sobre carbón (10 %) a temperatura ambiente a presión normal con
hidrógeno. El compuesto N6-(terc-butoxicarbonil)-L-lisina se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 1): Rt = 0,99 min; MS (ESIpos): m/z = 247 [M+H]+.
180.0 (0,73 mmol) de N6-(terc-butoxicarbonil)-L-lisina se disolvieron en 5,0 ml de DMF y se mezclaron con 74,0 mg (0,73 mmol) de trietilamina. Se obtuvieron 254,6 mg (0,73 mmol) de 2,5-dioxopirrolidin-1-il-N-[(benciloxi)carbonil]-L-valinato y se añadieron 74,0 mg (0,73 mmol) de trietilamina. La mezcla de reacción se agitó durante 3,5 h a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 294,1 mg (76 % d. t.) del compuesto N-[(benciloxi)carbonil]-L-valil-N6-(tercbutoxicarbonil)-L-lisina.
LC-MS (método 1): Rt = 0,97 min; MS (ESIpos): m/z = 480 [M+H]+.
272,2 mg (0,57 mmol) de N-[(benciloxi)carbonil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina se disolvieron en 20 ml de acetato de etilo/etanol/THF (1:1:1) y se mezclaron con 27,2 mg de paladio sobre carbón activado y se hidrogenaron a presión normal y a temperatura ambiente con hidrógeno. Se filtró sobre Celite® y la torta filtrante se lavó intensivamente con acetato de etilo/etanol/THF (1:1:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 182,0 mg (72 % d. t.) del compuesto L-Valil-N6-(terc-butoxicarbonil)-L-lisina.
LC-MS (método 1): Rt = 0,53 min; MS (ESIpos): m/z = 346 [M+H]+.
30.0 mg (0,07 mmol) de L-Valil-N6-(terc-butoxicarbonil)-L-lisina y 46,1 mg (0,07 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{27-[(2,5-dioxopirrolidin-1-il)oxi]-27-oxo-3,6,9,12,15,18,21,24-octaoxaheptacos-1-il}propanamida se disolvieron en 1,5 ml de DMF y se mezclaron con 6,8 mg (0,07 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 55,6 mg (90 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,77 min; MS (ESIpos): m/z = 920 [M+H]+.
Intermedio L41
N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-N6-(tercbutoxicarbonil)-L-lisina

600 mg (1,58 mmol) de N2-[(benciloxi)carbonil]-N6-(terc-butoxicarbonil)-L-lisina se hidrogenaron en 25,0 ml de agua/etanol/THF (1:1:0,5) por medio de paladio sobre carbón (10 %) a temperatura ambiente a presión normal con hidrógeno. El compuesto N6-(terc-butoxicarbonil)-L-lisina se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 1): Rt = 0,99 min; MS (ESIpos): m/z = 247 [M+H]+.
180,0 (0,73 mmol) de N6-(terc-butoxicarbonil)-L-lisina se disolvieron en 5,0 ml de DMF y se mezclaron con 74,0 mg (0,73 mmol) de trietilamina. Se obtuvieron 254,6 mg (0,73 mmol) de 2,5-dioxopirrolidin-1-il-N-[(benciloxi)carbonil]-L-valinato y se añadieron 74,0 mg (0,73 mmol) de trietilamina. La mezcla de reacción se agitó durante 3,5 h a
temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna:
Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron luego al vacío y el residuo se secó a alto vacío. Se obtuvieron 294,1 mg (76 % d. t.) del compuesto N-[(benciloxi)carbonil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina.
LC-MS (método 1): Rt = 0,97 min; MS (ESlpos): m/z = 480 [M+H]+.
272,2 mg (0,57 mmol) de N-[(benciloxi)carbonil]-L-valil-N6-(terc-butoxicarbonil)-L-lisina se disuelven en 20,0 ml de acetato de etilo/etanol/THF (1:1:1) y se mezclaron con 27,2 mg de paladio sobre carbón activado y se hidrogenaron a presión normal y a temperatura ambiente con hidrógeno. Se filtró sobre Celite® y la torta filtrante se lavó intensivamente con acetato de etilo/etanol/THF (1:1:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 182,0 mg (72 % d. t.) del compuesto L-Valil-N6-(terc-butoxicarbonil)-L-lisina.
LC-MS (método 1): Rt = 0,53 min; MS (ESlpos): m/z = 346 [M+H]+.
30,0 mg (0,07 mmol) de L-Valil-N6-(terc-butoxicarbonil)-L-lisina y 34,3 mg (0,07 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida se disolvieron en 1,5 ml de DMF y se mezclaron con 6,8 mg (0,07 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 40,6 mg (82 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,73 min; MS (ESlpos): m/z = 744 [M+H]+.
Intermedio L42
N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-N5-carbamoil-L-ornitina

50,0 mg (0,18 mmol) de L-Valil-N5-carbamoil-L-ornitina (Intermedio L37) se dispusieron en DMF y se mezclaron con 93,6 mg (0,18 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida y 36,9 mg (0,37 mmol) de trietilamina. La mezcla de reacción se agitó a temperatura ambiente durante la noche. Se añadieron 21,9 mg (0,37 mmol) de HOAc y la mezcla de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 20,6 mg (14 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,55 min; MS (ESlpos): m/z = 673 [M+H]+.
Intermedio L43
N-[67-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-65-oxo-4,7,10,13,16,19,22,25,28,31,34,37,40,43,46,49,52,55,58,61-icosaoxa-64-azaheptahexacontan-1-oil]-L-valil-N5-carbamoil-L-ornitina

11,3 mg (0,04 mmol) de L-Valil-N5-carbamoil-L-omitina (Intermedio L37) se dispusieron en DMF y se mezclaron con 50,0 mg (0,04 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-[63-[(2,5-dioxopirrolidin-1-il)oxi]-63-oxo-3,6,9,12,15,18,21,24,27,30,33,36,39,42,45,48,51,54,57,60-icosaoxatrihexacont-1-il}propanamida y 8,3 mg (0,08 mmol) de trietilamina. La mezcla de reacción se agitó a temperatura ambiente durante la noche. Se añadieron 4,9 mg (0,08 mmol) de HOAc y la mezcla de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10|j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 15,8 mg (20 % d. t.) del compuesto del título.
LC-MS (método 4): Rt = 0,94 min; MS (ESlpos): m/z = 1377 [M+H]+.
Intermedio L44
N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-L-alanina

73.3 mg (0,39 mmol) de L-Valil-L-alanina se disolvieron en 7,0 ml de DMF y se mezclaron con 200,0 mg (0,39 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida y 78,8 mg (0,78 mmol) de trietilamina. La mezcla de reacción se agitó a temperatura ambiente durante la noche. La mezcla de reacción se purificó directamente por RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 103.3 mg (45 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,58 min; MS (ESlpos): m/z = 587 [M+H]+.
Intermedio L45
(2S)-2-[(terc-butoxicarbonil)amino]-4-oxobutanoato de terc-butilo

2,00 g (7,26 mmol) de N-(terc-butoxicarbonil)-L-homoserinato de terc-butilo se disolvieron en 90 ml de diclorometano y luego se mezclaron con 1,76 ml piridina, así como con 4,62 g (10,90 mmol) de 1,1,1-triacetoxi-1lambda5 ,2-benziodoxol-3(1H)-ona (peryodinano de Dess-Martin). La preparación se agitó durante 2 h a temperatura ambiente, luego se diluyeron con 2 0 0 ml de diclorometano y se agitó dos veces con solución al 1 0 % de tiosulfato de sodio y luego sucesivamente dos veces con ácido cítrico al 5% y dos veces con solución saturada de hidrógeno-carbonato de sodio. La fase orgánica se separó, se secó sobre y luego se concentró al vacío. El residuo se mezcló con 100 ml de éter dietílico y ciclohexano (v/v = 1:1), se concentró un poco, produciéndose un precipitado blanco. Se filtró por succión. El filtrado se concentró en el evaporador rotativo y se secó a alto vacío, obteniendo 1,74 g (8 8 % d. t.) del compuesto del título en forma de aceite amarillo claro.
LC-MS (método 1): Rt = 0,85 min; MS (ESIpos): m/z = 274 [M+H]+.
1H-RMN (400 MHz, DMSO-da): 8 [ppm] = 1,38 (s, 18H), 2,64-2,81 (m, 2H), 4,31-4,36 (m, 1H), 7,23 (d, 1H), 9,59 (s, 1H).
Intermedio L46
Ácido trifluoroacético— N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]-L-glutaminato de terc-butilo(1:1)

El compuesto del título se preparó primero por acoplamiento de 200 mg (0,79 mmol) de ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) con 263 mg (0,87 mmol) de ácido (4S)-5-terc-butoxi-4-[(terc-butoxicarbonil)amino]-5-oxopentanoico-ácido trifluoroacético (1:1) en presencia de EDC/HOBT y W,A/-diisopropiletilamina y posterior desprotección del grupo amino en condiciones cuidadosas durante 1 h de agitación en ácido trifluoroacético al 1 0 % en DCM a temperatura ambiente. Después de liofilizar en acetonitrilo/ agua se obtuvieron 85 mg (20% d.t.) del compuesto del título en 2 etapas.
LC-MS (método 1): Rt = 0,37 min; MS (ESIpos): m/z = 326 [M+H]+.
Intermedio L47
Ácido trifluoroacético— beta-alanil-L-alanil-N5-carbamoil-N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-L-ornitinamida (1 :1 )

El compuesto del título se preparó por acoplamiento del intermedio L8 con 2,5-dioxopirrolidin-1-il-N-(tercbutoxicarbonil)-beta-alaninato y posterior desprotección con TFA.
LC-MS (método 3): Rt = 1,36 min; MS (ESIpos): m/z = 488 (M+H)+.
Intermedio L48
Ácido trifluoroacético--(1R,2S)-2-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de ácido (1R, 2S)-2-[(terc-butoxicarbonil)amino]ciclopentancarboxílico asequible en comercios análogamente al intermedio L2.
LC-MS (método 3): Rt = 1,22 min; MS (ESIpos): m/z = 252 (M+H)+.
Intermedio L49
Ácido trifluoroacético— N-(bromacetil)-L-valil-L-alanil-L-lisinato de terc-butilo (1:1)

El compuesto del título se preparó primero por acoplamiento de anhídrido de ácido bromoacético asequible en comercios con el péptido parcialmente protegido preparado según los métodos clásicos de la química de los péptidos L-valil-L-alanil-N6-(terc-butoxicarbonil)-L-lisinato de terc-butilo en presencia de W,A/-diisopropiletilamina en diclorometano. Luego se realizó la desprotección en el grupo amino en condiciones cuidadosas por agitación en ácido trifluoroacético al 10% en DCM a temperatura ambiente, en donde se obtuvo un 49% de rendimiento en 2 etapas el
compuesto del título.
LC-MS (método 1): Rt = 1,09 min; MS (ESlpos): m/z = 593 y 595 (M+H)+.
Intermedio L50
Ácido trifluoroacético--(1S,3R)-3-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de ácido (1S,3R)-3-[(terc-butoxicarbonil)amino]ciclopentancarboxílico asequible en comercios y asimismo ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) asequible en comercios por acoplamiento con HATU en presencia de W,W-diisopropiletilamina y posterior desprotección con TFA. HPLC (método 11): Rt = 0,2 min;
LC-MS (método 3): Rt = 0,88 min; MS (ESlpos): m/z = 252 (M+H)+.
Intermedio L51
Ácido trifluoroacético--(1R,3R)-3-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de ácido (1R,3R)-3-[(terc-butoxicarbonil)amino]ciclopentancarboxílico asequible en comercios y asimismo ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) asequible en comercios por acoplamiento con HATU en presencia de W,W-diisopropiletilamina y posterior desprotección con TFA. LC-MS (método 3): Rt = 0,98 min; MS (ESlpos): m/z = 250 (M-H)-.
Intermedio L52
Ácido trifluoroacético— N-(2-aminoetil)-2-bromacetamida (1:1)

420 mg (2,62 mmol) de (2-aminoetil)carbamato de terc-butilo se extrajeron en 50 ml de diclorometano y se mezclaron con 817 mg (3,15 mmol) de anhídrido de ácido bromoacético, así como 913 |jl (5,24 mmol) de W,A/-diisopropiletilamina. La preparación se agitó durante 1 h a temperatura ambiente y luego se concentró al vacío. El residuo se purificó por HPLC preparativa.
Se obtuvieron 577 mg del intermedio protegido, que luego se extrajeron en 50 ml de diclorometano y se mezclaron con 10 ml de ácido trifluoroacético. Después de 1 h de agitación a temperatura ambiente, la preparación se concentró al vacío y el residuo se liofilizó en acetonitrilo / agua. Así se obtuvieron 705 mg (65% d. t.) del compuesto del título. LC-MS (método 3): Rt = 0,34 min; MS (ESIpos): m/z = 181 y 183 (M+H)+.
Intermedio L53
Ácido trifluoroacético--(1S,3S)-3-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de ácido (1S,3S)-3-[(terc-butoxicarbonil)amino]ciclopentancarboxílico asequible en comercios y asimismo ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona asequible en comercios (1:1) por acoplamiento con HATU en presencia de W,A/-diisopropiletilamina y posterior desprotección con TFA. HPLC (método 11): Rt = 0,19 min;
LC-MS (método 3): Rt = 0,88 min; MS (ESIpos): m/z = 250 (M-H)-.
Intermedio L54
Ácido trifluoroacético--(1R,3S)-3-amino-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentancarboxamida (1:1)

El compuesto del título se preparó a partir de ácido (1R,3S)-3-[(terc-butoxicarbonil)amino]ciclopentancarboxílico asequible en comercios y ácido trifluoroacético--1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) asimismo asequible en comercios por acoplamiento con HATU en presencia de W,W-diisopropiletilamina y posterior desprotección con TFA. LC-MS (método 3): Rt = 0,89 min; MS (ESIpos): m/z = 252 (M+H)+.
Intermedio L55
Ácido trifluoroacético— N6-D-alanil-N2-{N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil}-L-lisinato de terc-butilo (1:1)

El compuesto del título primero se preparó por acoplamiento del intermedio L6 con N-(terc-butoxicarbonil)-D-alanina en presencia de HATU y posterior desprotección en el grupo amino en condiciones cuidadosas por agitación de 90 min en ácido trifluoroacético al 5% en DCM a temperatura ambiente.
HPLC (método 11): Rt = 1,35 min;
LC-MS (método 1): Rt = 0,67 min; MS (ESIpos): m/z = 637 (M+H)+.
Intermedio L56
Ácido trifluoroacético— N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N6-{[(1R,3S)-3-aminociclopentil]carbonil}-L-lisinato de terc-butilo (1:1)

El compuesto del título primero se preparó por acoplamiento del intermedio L6 con ácido (1R,3S)-3-[(tercbutoxicarbonil)amino]ciclopentancarboxílico en presencia de HATU y posterior desprotección en el grupo amino en condiciones cuidadosas por agitación de 15 min en ácido trifluoroacético al 25% en DCM a temperatura ambiente.
HPLC (método 11): Rt = 1,4 min;
LC-MS (método 1): Rt = 0,7 min; MS (ESIpos): m/z = 677 (M+H)+.
Intermedio L57
(2S)-4-oxo-2-({[2-(trimetilsilil)etoxi]carbonil}amino)butanoato de metilo

500,0 mg (2,72 mmol) de clorhidrato de éster metílico de ácido L-aspártico y se dispusieron 706,3 mg (2,72 mmol) de 2-(trimetilsilil)etil-2,5-dioxopirrolidin-1-carboxilato en 5,0 ml de 1,4-dioxano y se mezclaron con 826,8 mg (8,17 mmol)
de trietilamina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x40; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron luego al vacío y el residuo se secó a alto vacío. Se obtuvieron 583,9 mg (74 % d. t.) del compuesto ácido (3S)-4-metoxi-4-oxo-3-({[2-(trimetilsilil)etoxi]carbonil}amino) butanoico.
LC-MS (método 1): Rt = 0,89 min; MS (ESlneg): m/z = 290 (M-H)-.
592.9 mg de ácido (3S)-4-metoxi-4-oxo-3-({[2-(trimetilsilil)etoxi]carbonil}amino)butanoico se dispusieron en 10,0 ml de 1,2-dimetoxietano y se enfrió hasta -15 °C y se mezclaron con 205,8 mg (2,04 mmol) de 4-metilmorfolina y 277,9 mg (2,04 mmol) de cloroformiato de isobutilo. El precipitado se filtró después de 15 min y se lavó dos veces con 10,0 ml de 1,2-dimetoxietano. El filtrado se enfrió hasta -10 °C y se mezcló con 115,5 mg (3,05 mmol) de borhidruro de sodio disuelto en 10 ml de agua bajo vigorosa agitación. Las fases se separaron y la fase orgánica se lavó una vez con solución saturada de hidrógeno-carbonato de sodio y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 515,9 mg (91 % d. t.) del compuesto N-{[2-(trimetilsilil)etoxi]carbonil}-L-homoserinato de metilo.
LC-MS (método 1): Rt = 0,87 min; MS (ESlpos): m/z = 278 (M+H)+.
554.9 mg (2,00 mmol) de N-{[2-(trimetilsilil)etoxi]carbonil}-L-homoserinato de metilo se dispusieron en 30,0 ml de diclorometano y se mezclaron con 1,27 g (3,0 mmol) de peryodinano de Dess-Martin y 474,7 mg (6,00 mmol) de piridina. Se agitó durante la noche a temperatura ambiente. Después de 4 h la preparación se diluyó con diclorometano y la fase orgánica se lavó tres veces con solución al 10% de Na2S2O3 , solución al 10% de ácido cítrico y solución saturada de hidrógeno-carbonato de sodio. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. Se obtuvieron 565,7 mg (97 % d. t.) del compuesto del título.
1H-RMN (400 MHz, DMSO-da): 8 [ppm] = 0,03 (s, 9H), 0,91 (m, 2H), 2,70-2,79 (m, 1H), 2,88 (dd, 1H), 3,63 (s, 3H), 4,04 (m, 2H), 4,55 (m, 1H), 7,54 (d, 1H), 9,60 (t, 1H).
Intermedio L58
2-(trimetilsilil)etil-(3-oxopropil)carbamato

434,4 mg (5,78 mmol) de 3-amino-1-propanol y 1,50 g (5,78 mmol) de 2-(trimetilsilil)etil-2,5-dioxopirrolidin-1-carboxilato se disolvieron en 10,0 ml de diclorometano y se mezclaron con 585,3 mg (5,78 mmol) de trietilamina y se agitaron durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con diclorometano y la fase orgánica se lavó con agua y solución saturada de hidrógeno-carbonato de sodio y luego se secó sobre sulfato de magnesio. El disolvente se evaporó al vacío. El residuo 2-(trimetilsilil)etil-(3-hidroxipropil)carbamato (996,4 mg, 79 % d. t.) se secó a alto vacío y se usó sin ulterior purificación en la siguiente etapa de síntesis.
807,0 mg (3,68 mmol) de 2-(trimetilsilil)etil-(3-hidroxipropil)carbamato se dispusieron en 15,0 ml de cloroformo y 15,0 ml de carbonato de potasio 0,05 N / solución 0,05 N de hidrógeno-carbonato de sodio (1:1). Luego se añadieron 102,2 mg (0,37 mmol) de cloruro de tetra-n-butilamonio, 736,9 mg (5,52 mmol) de N-clorosuccinimida y 57,5 mg (0,37 mmol) de TEMPO y la mezcla de reacción se agitó vigorosamente durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con diclorometano y la fase orgánica se lavó con agua y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se secó a alto vacío y se usó sin ulterior purificación en la siguiente etapa de síntesis (890,3 mg).
Intermedio L59
Ácido trifluoroacético--1-{2-[2-(2-aminoetoxi)etoxi]etil}-1H-pirrol-2,5-diona (1:1)

300,0 mg (0,91 mmol) de (2-{2-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etoxi]etoxi}etil)carbamato de terc-butilo se dispusieron en diclorometano y se mezclaron con 4,2 g (36,54 mmol) de TFA y se agitaron durante 1 h a temperatura ambiente (control de DC: diclorometano/metanol 10:1). Los componentes volátiles se evaporaron al vacío y el residuo se codestiló cuatro veces con diclorometano. El residuo se secó a alto vacío y se usó sin ulterior purificación en la siguiente etapa de síntesis.
LC-MS (método 1): Rt = 0,19 min; MS (ESIpos): m/z = 229 (M+H)+.
Intermedio L60
Cloruro de 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoílo

200,0 mg (0,95 mmol) de ácido 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoico se disolvieron en 4,0 ml de diclorometano y se mezclaron con 338,0 mg (2,84 mmol) de cloruro de tionilo. La mezcla de reacción se agitó durante 3 h a temperatura ambiente y luego se mezcló con 1 gota de DMF. Se agitó nuevamente durante 1 h. El disolvente se evaporó al vacío y se codestiló tres veces con diclorometano. El producto crudo se usó sin ulterior purificación en la siguiente etapa de síntesis.
Intermedio L61
Ácido trifluoroacético--2-(trimetilsilil)etil-N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-L-lisinato (1:1)

Primero se preparó a partir de N2-[(benciloxi)carbonil]-N6-(terc-butoxicarbonil)-L-lisina según métodos clásicos de la química de los péptidos (esterificación con 2-(trimetilsililetanol por medio de EDCI/DMAP, hidrogenólisis, acoplamiento con N-[(benciloxi)carbonil]-L-valil-L-alanina en presencia de HATU y nueva hidrogenólisis) el derivado tripeptídico (2-trimetilsilil)etil-L-valil-L-alanil-N6-(terc-butoxicarbonil)-L-lisinato. El compuesto del título se preparó por acoplamiento de este derivado peptídico parcialmente protegido con ácido 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoico asequible en comercios en presencia de HATU y W,W-diisopropiletilamina. Luego se realizó la desprotección en el grupo amino en condiciones cuidadosas por agitación de 2,5 horas en ácido trifluoroacético al 5% en DCM a temperatura ambiente obteniendo el grupo protector éster. Después de elaborar y purificar por HPLC preparativa se obtuvieron 438 mg del compuesto del título.
HPLC (método 11): Rt = 1,69 min;
LC-MS (método 1): Rt = 0,78 min; MS (ESIpos): m/z = 610 (M+H)+.
Intermedio L62
Ácido trifluoroacético--2-(trimetilsilil)etil-N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-L-lisinato (1:1)

Primero se preparó a partir de N2-[(benciloxi)carbonil]-N6-(terc-butoxicarbonil)-L-lisina según métodos clásicos de la química de los péptidos 2-(trimetilsilil)etil-N6-(terc-butoxicarbonil)-L-lisinato. Luego se acoplaron 148 mg (0,43 mmol) de este intermedio en presencia de 195 mg (0,51 mmol) de HATU y 149 |jL de N,W-diisopropiletilamina con 200 mg (0,43 mmol) del intermedio L16. Después de concentración, y purificación del residuo por medio de HPLC preparativa se extrajo el intermedio protegido en 20 ml de DCM y se disolvió por adición de 2 ml de ácido trifluoroacético y durante 1 h de agitación a temperatura ambiente el grupo protector de terc-butoxicarbonilo. Después de concentrar, y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 254 mg (63% d. t. en 2 etapas).
HPLC (método 11): Rt = 1,51 min;
LC-MS (método 1): Rt = 0,68 min; MS (ESlpos): m/z = 696 (M+H)+.
Intermedio L63
Acido (4S)-4-{[(2S)-2-{[(2S)-2-{[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]amino}-3-metilbutanoil]amino}propanoil]amino}-5-oxo-5-[2-(trimetilsilil)etoxi]pentanoico

Primero se preparó a partir de ácido (2S)-5-(benciloxi)-2-[(terc-butoxicarbonil)amino]-5-oxopentanoico según métodos clásicos de la química de los péptidos (esterificación con 2-(trimetilsililetanol por medio de EDCI/DMAP, separación del grupo protector Boc con ácido trifluoroacético, acoplamiento con N-[(benciloxi)carbonil]-L-valil-L-alanina en presencia de HATU e hidrogenólisis en metanol sobre paladio sobre carbón activado al 10%) el derivado tripeptídico (4S)-4-{[(2S)-2-{[(2S)-2-amino-3-metilbutanoil]amino}propanoil]amino}-5-oxo-5-[2-(trimetilsilil)etoxi]pentanoico. El compuesto del título se preparó por acoplamiento de este derivado peptídico parcialmente protegido con 1-{6-[(2,5-dioxopirrolidin-1-il)oxi]-6-oxohexil}-1H-pirrol-2,5-diona asequible en comercios. Después de elaborar y purificar por HPLC preparativa, se obtuvieron 601 mg del compuesto del título.
LC-MS (método 1): Rt = 0,96 min; MS (ESlpos): m/z = 611 (M+H)+.
Intermedio L64
Acido (4S)-4-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}-5-oxo-5-[2-(trimetilsilil)etoxi] pentanoico

El compuesto del título se preparó a partir de ácido (2S)-5-(benciloxi)-2-[(terc-butoxicarbonil)amino]-5-oxopentanoico según procedimientos clásicos de la química de los péptidos (esterificación con 2 -(trimetilsililetanol por medio de EDCI/DMAP, disociación del grupo de protección Boc con ácido trifluoroacético, disociación hidrogenolítica del éster bencílico en metanol sobre paladio al 10 % sobre carbón activo y acoplamiento con 1-{2-[(2,5-dioxopirrolidin-1-il)oxi]-2-oxoetil}-1H-pirrol-2,5-diona en presencia de W,W-diisopropiletilamina).
CL-EM (procedimiento 1): Tr = 0,84 min; EM (ESIpos): m/z = 385 (M+H)+.
Intermedio L65
Ácido trifluoroacético — 3-{[(benciloxi)carbonil]amino}-L-alaninato de 2-(trimetilsilil)etilo (1:1)

El compuesto del título se preparó a partir de 3-{[(benciloxi)carbonil]amino}-N-(terc-butoxicarbonil)-L-alanina según procedimientos clásicos de la química de los péptidos (esterificación con 2-(trimetilsililetanol por medio de EDCI/DMAP y disociación del grupo de protección Boc con ácido trifluoroacético. Se obtuvieron 373 mg (79 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,72 min; EM (ESIpos): m/z = 339 (M+H)+.
Intermedio L66
(8S)-8-(2-Hidroxietil)-2,2-dimetil-6,11-dioxo-5-oxa-7,10-diaza-2-silatetradecan-14-oato de metilo
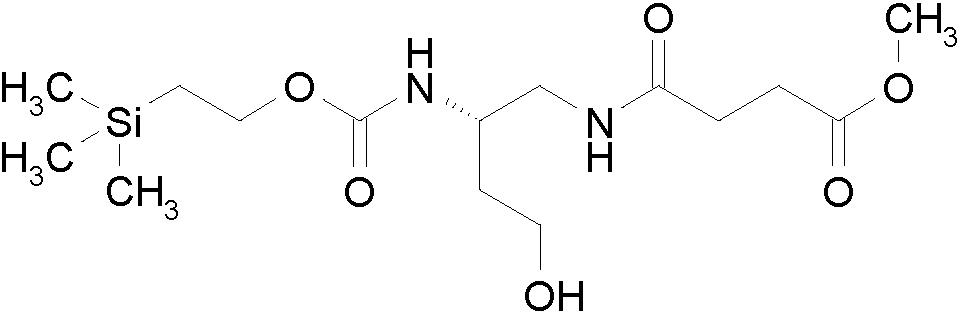
Se dispusieron 1000 mg (2,84 mmol) de ácido (3S)-3-{[(benciloxi)carbonil]amino}-4-[(terc-butoxicarbonil)amino]-butanoico en 10,0 ml de 1,2-dimetoxietano y se añadieron 344,4 mg (3,4 mmol) de 4-metilmorfolina y 504 mg (3,69 mmol) de cloroformiato de isobutilo. Después de una agitación de 10 min a temperatura ambiente la preparación se enfrió a 5 °C y se añadieron en porciones 161 mg (4,26 mmol) de borohidruro de sodio disueltos en 3 ml de agua con agitación vigorosa. Después de 1 h se realizó nuevamente una adición de la misma cantidad de borohidruro de sodio y la preparación se calentó después lentamente a temperatura ambiente. Se añadieron 170 ml de agua y la preparación se extrajo después cuatro veces con 200 ml acetato de etilo cada vez. Las fases se separaron y la fase orgánica se lavó una vez con ácido cítrico y a continuación con solución saturada de hidrogenocarbonato de sodio. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 760 mg (78 % d. t.) del compuesto terc-butil-[(2S)-4-hidroxibutano-1,2-diil]biscarbamato de bencilo. CL-EM (procedimiento 1): Tr = 0 , 8 4 min; EM (ESIpos): m/z = 339 (M+H)+.
760 mg (2,16 mmol) de este intermedio se agitaron disueltos en 13 ml de cloruro de hidrógeno/dioxano durante 20 min a temperatura ambiente. Después se concentró la preparación a 5 ml y se añadió dietiléter. El precipitado se separó por filtración y se liofilizó de acetonitrilo/agua 1:1.
El producto obtenido de este modo se disolvió en 132 ml de DMF y se añadieron 345,5 mg (2,35 mmol) de ácido 4-metoxi-4-oxobutanoico, 970 mg (2,55 mmol) de HATU y 1025 pl de N,N-diisopropiletilamina. La mezcla se agitó durante 5 min a temperatura ambiente. El disolvente se eliminó al vacío y el residuo remanente se purificó por medio de HPLC preparativa. Las fracciones correspondientes se combinaron y el acetonitrilo se evaporó al vacío. La fase acuosa remanente se extrajo dos veces con acetato de etilo y la fase orgánica, a continuación, se concentró y se secó a alto vacío.
El producto intermedio obtenido de este modo se recogió en metanol y se hidrogenó sobre paladio al 10 % sobre carbón activo durante 1 h a temperatura ambiente a presión normal de hidrógeno. Después, el catalizador se separó por filtración y el disolvente se eliminó al vacío.
Se recogieron 247 mg de este compuesto desprotegido en 20 ml de DMF y se añadieron 352 mg (1,36 mmol) de 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona, así como 592 pl de N,N-diisopropiletilamina. La mezcla de reacción se agitó durante 1 h a temperatura ambiente, luego se concentró y el residuo se purificó mediante HPLC preparativa. Los disolventes se evaporaron después al vacío y el residuo se secó a alto vacío. Se obtuvieron mediante estas 5 etapas de reacción, con un rendimiento total del 21 %, 218 mg del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,74 min; EM (ESlpos): m/z = 363 (M+H)+.
Intermedio L67
Ácido trifluoroacético — beta-alaninato de 2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etilo (1:1)

El compuesto del título se preparó a partir de 50 mg (0,354 mmol) de 1-(2-hidroxietil)-1H-pirrol-2,5-diona disponible comercialmente mediante acoplamiento con 134 mg (0,71 mmol) de N-(terc-butoxicarbonil)-beta-alanina en 10 ml de diclorometano en presencia de 1,5 equivalentes de EDCI y 0,1 equivalente de 4-N, N-dimetilaminopiridina y posterior desprotección con ácido trifluoroacético.
Rendimiento: 56 mg (48 % d. t. en 2 etapas)
EL-EM (procedimiento 3): Tr = 1,15 min; EM (ESlpos): m/z = 213 (M+H)+.
Intermedio L68
Ácido trifluoroacético— N-(2-aminoetil)-2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)propanamida (1:1)

El compuesto del título se preparó análogamente al intermedio L1 según procedimientos clásicos de la química de los péptidos a partir de ácido (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)propanoico disponible comercialmente y (2-aminoetil)carbamato de terc-butilo.
EL-EM (procedimiento 1): Tr = 0,17 min; EM (ESlpos): m/z = 212 (M+H)+.
Intermedio L69
Ácido trifluoroacético— L-valil-N5-carbamoil-L-ornitinato de 1-[(benciloxi)carbonil]piperidin-4-ilo (1:1)

El compuesto del título se preparó según procedimientos clásicos de la química de los péptidos a partir de 4-hidroxipiperidin-1-carboxilato de bencilo disponible comercialmente mediante esterificación con N2-(tercbutoxicarbonil)-N5-carbamoil-L-omitina por medio de EDCI/DMAP, disociación posterior de Boc con TFA, después acoplamiento posterior con N-[(terc-butoxi)carbonil]-L-valina en presencia de HATU y W,A/-diisopropiletilamina y finalmente nueva disociación de Boc con TFA.
CL-EM (procedimiento 1): Tr = 0,62 min; EM (ESlpos): m/z = 492 (M+H)+.
Intermedio L70
(3-Oxopropil)carbamato de 9H-fluoren-9-ilmetilo

Se dispusieron 1000,0 mg (3,36 mmol) de (3-hidroxipropil)carbamato de 9H-fluoren-9-ilmetilo en 15,0 ml de cloroformo y 15,0 ml de solución de carbonato de potasio 0,05 N/hidrogenocarbonato de sodio 0,05 N (1:1). Después se añadieron 93,5 mg (0,34 mmol) de cloruro de tetra-n-butilamonio, 673,6 mg (5,04 mmol) de N-clorosuccinimida y 52,5 mg (0,34 mmol) de TEMPO y la mezcla de reacción se agitó vigorosamente durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con diclorometano y la fase orgánica se lavó con agua y solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se secó a alto vacío y se purificó por gel de sílice (eluyente: ciclohexano / acetato de etilo 3:1-1:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 589,4 mg (58 % d. t.) del compuesto del título.
CL-EM (procedimiento 6): Tr = 2,15 min; EM (ESlpos): m/z = 296 (M-H)+.
Intermedio L71
[4-(Clorocarbonil)fenil]carbamato de terc-butilo

Se dispusieron 100,0 mg (0,42 mmol) de ácido 4-[(terc-butoxicarbonil)amino]benzoico en 2,0 ml de diclorometano y se añadieron 64,2 mg (0,51 mmol) de bicloruro de ácido oxálico. La mezcla de reacción se agitó a temperatura ambiente durante 30 min (control de DC: diclorometano/metanol). Después se añadieron nuevamente 192,6 mg (1,53 mmol) de bicloruro de ácido oxálico y 1 gota de DMF y se agitó durante 1 h a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se codestiló varias veces con diclorometano. El residuo se usó sin purificación adicional en la siguiente etapa de síntesis.
Intermedio L72
9S)-9-(Hidroximetil)-2,2-dimetil-6,11-dioxo-5-oxa-7,10-diaza-2-silatetradecan-14-oato de bencilo

El compuesto del título se preparó a partir de terc-butil-[(2S)-3-hidroxipropano-1,2-diil]biscarbamato de bencilo disponible comercialmente según procedimientos clásicos de la química de los péptidos mediante disociación hidrogenolítica del grupo de protección Z, acoplamiento posterior con ácido 4-(benciloxi)-4-oxobutanoico en presencia de EDCI/HOBT, después disociación del grupo de protección Boc con TFA y finalmente mediante reacción con 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona en presencia de trietilamina.
CL-EM (procedimiento 1): Tr = 0,94 min; EM (ESIpos): m/z = 425 [M+H]+.
Intermedio L73
N-(2-Aminoetil)-6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanamida

A una solución de 300 mg (1,87 mmol) de (2-aminoetil)carbamato de terc-butilo en 20 ml de dimetilformamida se añadieron 395,5 mg (1,87 mmol) de 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoico, 1,21 g (9,36 mmol) de N,N-diisopropiletilamina y 854,3 mg (2,25 mmol) de HATU. La mezcla de reacción se agitó durante 5 minutos a TA. Después de concentrar la mezcla, el residuo se recogió en DCM y se lavó con agua. La fase orgánica se lavó con salmuera, se secó sobre sulfato de magnesio, se separó por filtración y se concentró. Se obtuvieron 408 mg (33 %, pureza del 53 %) del compuesto del título, que se usaron sin purificación adicional.
CL-EM (procedimiento 1): Tr = 0,75 min; EM (ESIpos): m/z = 354 (M+H)+.
A una solución de (2-{[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]amino}etil)carbamato de terc-butilo (408 mg, 0,365 mmol) en 7 ml de diclorometano se añadió 1 ml de TFA. La mezcla de reacción se agitó durante 0,5 h a temperatura ambiente. La mezcla de reacción se evaporó al vacío y el residuo se codestiló dos veces con diclorometano. El residuo se usó posteriormente sin purificación adicional. Se obtuvieron 384 mg (94 %, pureza del 57 %) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,26 min; EM (ESIpos): m/z = 254 (M+H)+.
Intermedio F82
N-[31-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-29-oxo-4,7,10,13,16,19,22,25-octaoxa-28-azahentriacontan-1-oil]-L-valil-N-{3-[{1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida

La síntesis del compuesto del título se realizó análogamente a la síntesis del intermedio F83. Los intermedios racémicos usados a este respecto se obtuvieron análogamente a los intermedios isómeros R correspondientes. CL-EM (procedimiento 2): Tr = 7,07 min; EM (EIpos): m/z = 1236 [M+Na]+.
Intermedio F83
N-[31-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-29-oxo-4,7,10,13,16,19,22,25-octaoxa-28-azahentriacontan-1-oil]-L-valil-N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida

Se dispusieron 30,0 mg (0,06 mmol) de N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida (Ejemplo 98) y 26,1 mg (0,06 mmol) de N-[(9H-fluoren-9-ilmetoxi)carbonil]-L-alaninato de 2,5-dioxopirrolidin-1-ilo en 2,0 ml de DMF y se añadieron 19,4 mg (0,19 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y se añadieron 11,5 mg (0,19 mmol) de HOAc. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 41,9 mg (79 % d. t.) del compuesto [(2S)-1-({3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}amino)-1-oxopropan-2-il]carbamato de 9H-fluoren-9-ilmetilo.
CL-EM (procedimiento 1): Tr= 1,44 min; EM (ESlpos): m/z = 763 [M+H]+.
Se disolvieron 37,2 mg (0,05 mmol) de [(2S)-1-({3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}amino)-1-oxopropan-2-il]carbamato de 9H-fluoren-9-ilmetilo en 1,5 ml de DMF y se añadieron 124,6 mg (1,46 mmol) de 2-aminoetanol. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se repartió entre acetato de etilo y agua y la fase orgánica se lavó dos veces con agua y una vez con solución saturada de NaCl. Después de secar sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se purificó en gel de sílice (eluyente: diclorometano/metanol 10:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 14,2 mg (50 % d. t.) del compuesto N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida.
CL-EM (procedimiento 1): Tr = 0,92 min; EM (ESlpos): m/z = 541 [M+H]+.
Se disolvieron 14,1 mg (0,03 mmol) de N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida y 11,4 (0,03 mmol) de N-[(9H-fluoren-9-ilmetoxi)carbonil]-L-valinato de 2,5-dioxopirrolidin-1-ilo en 1,5 ml de DMF y se añadieron 7,9 mg (0,08 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y se añadieron 4,7 mg (0,08 mmol) de HOAc. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 15,9 mg (71 % d. t.) del compuesto N-[(9H-fluoren-9-ilmetoxi)carbonil]-L-valil-N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida.
CL-EM (procedimiento 1): Tr= 1,46 min; EM (ESlpos): m/z = 862 (M+H)+.
Se disolvieron 14,9 mg (0,02 mmol) de N-[(9H-fluoren-9-ilmetoxi)carbonil]-L-valil-N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida en 1,5 ml de DMF y se añadieron 44,2 mg (0,52 mmol) de 2-aminoetanol. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se repartió entre acetato de etilo y agua y la fase orgánica se lavó dos veces con agua y una vez con solución saturada de NaCl. Después de secar sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se purificó mediante gel de sílice (eluyente: diclorometano/metanol 10:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 5,7 mg (52 % d. t.) del compuesto L-Valil-N-{3-[{(1R)-1-[1-bencil
4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida.
CL-EM (procedimiento 1): Tr = 0,92 min; EM (ESlpos): m/z = 640 (M+H)+.
Se disolvieron 5,5 mg (8,6 jm ol) de L-Valil-N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida y 6,5 mg (6,5 |jmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{27-[(2,5-dioxopirrolidin-1-il)oxi]-27-oxo-3,6,9,12,15,18,21,24-octaoxaheptacos-1-il}propanamida en 1,0 ml de d Mf y se añadieron 0,9 mg (8,6 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y se añadieron 0,8 mg (0,01 mmol) de HOAc. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 7,7 mg (74 % d. t.) del compuesto del título. CL-EM (procedimiento 1): Tr= 1,10 min; EM (ESlpos): m/z = 1214 (M+H)+.
Intermedio F84
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(3-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-3-oxopropil)butanamida (1:1)

En primer lugar se recogieron 16,5 mg (0,02 mmol) del intermedio C54 en 5 ml de DMF y se hicieron reaccionar con 10,4 mg (0,041 mmol) de ácido trifluoroacético— 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en presencia de 11,7 mg (0,03 mmol) de HATU, así como 18 j l de N,N-diisopropiletilamina. Después de 5 min de agitación a temperatura ambiente se concentró y el residuo s recogió en acetonitrilo / agua 1:1. Se ajustó con ácido trifluoroacético un valor de pH de 2 y la preparación se concentró de nuevo. El residuo remanente se purificó por HPLC preparativa. Se obtuvieron 8 mg (42 % d. t.) del intermedio protegido.
CL-e M (procedimiento 1): Tr= 1,38 min; EM (Elpos): m/z = 929 [M+H]+.
Se recogieron 7,6 mg (0,008 mmol) de este intermedio en 3 ml de DMF y se añadieron 92 mg (0,82 mmol) de 1,4-diazabiciclo(2,2,2)octano. La preparación se trató durante 1 h en baño de ultrasonidos. Después se añadieron 31 j l de ácido acético y la preparación se concentró a alto vacío. El residuo se purificó por HPLC preparativa. Se obtuvieron 3 mg (45% d. t.) del compuesto del título.
CL-e M (procedimiento 1): Tr = 0,86 min; EM (Elpos): m/z = 707 [M+H]+.
RMN de 1H (500 MHz, DMSO-d6): 8 = 8,15 (t, 1H), 7,9-8,1 (m, 4H), 7,6 (m, 1H), 7,5 (s, 1H), 7,15-7,35 (m, 6H), 6,9-7,0 (m, 3H), 6,85 (s, 1H), 5,6 (s, 1H), 4,9 y 5,2 (2d, 2H), 4,05 y 4,2 (2d, 2H), 3,1-3,2 (m, 4H), 2,15 (m, 2H), 0,7 y 1,45 (2m, 2H), 0,8 (s, 9H).
Intermedio F85
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]butanamida (1:1)

En primer lugar se recogieron 10 mg (0,014 mmol) del intermedio C53 en 3,4 ml de DMF y se hicieron reaccionar con 7 mg (0,027 mmol) de ácido trifluoroacético— 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en presencia de 7,8 mg (0,02 mmol) de HATU, así como 12 |jl de N,N-diisopropiletilamina. Después de agitar durante 15 min a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 6,6 mg (57 % d. t.) del intermedio protegido. CL-EM (procedimiento 1): Tr= 1,4 min; EM (Elpos): m/z = 858 [M+H]+.
Se recogieron 6,6 mg (0,008 mmol) de este intermedio en 2 ml de DMF y se añadieron 86 mg (0,77 mmol) de 1,4-diazabiciclo(2,2,2)octano. La preparación se trató durante 2 h en baño de ultrasonidos. Luego se añadieron 44 j l de ácido acético y la preparación se concentró a alto vacío. El residuo se purificó por HPLC preparativa. Se obtuvieron 3,3 mg (53 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,88 min; EM (Elpos): m/z = 636 [M+H]+.
Intermedio F86
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(3-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-3-oxopropil)butanamida (1:1)

El compuesto del título se preparó a partir de 8 mg (0,012 mmol) del intermedio C51 mediante reacción con 4,5 mg (0,017 mmol) de ácido trifluoroacético— 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en presencia de 5,8 mg (0,015 mmol) de HATU, así como 10 j l de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 7 mg (78% d. t. en 2 etapas).
CL-EM (procedimiento 1): Tr = 0,83 min; EM (Elpos): m/z = 708 [M+H]+.
Intermedio F87
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(3-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-3-oxopropil)butanamida (1:1)

El compuesto del título se preparó análogamente al intermedio F2 a partir de 16 mg (0,025 mmol) del intermedio C49 mediante reacción con 24 mg (0,076 mmol) del intermedio L1 en presencia de EDCI/HOBT y W,A/-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 3 mg del compuesto del título (14 % d. t. en 2 etapas).
CL-EM (procedimiento 1): Tr = 0,88 min; EM (Elpos): m/z = 694 [M+H]+.
Intermedio F88

El compuesto se preparó análogamente al intermedio F8.
CL-EM (procedimiento 5): Tr = 2,97 min; EM (Elpos): m/z = 1006 [M+H]+.
Intermedio F89
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil-L-alanil-N5-carbamoil-N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-L-ornitinamida (1:1)
El compuesto del título se preparó a partir de 8 mg (0,012 mmol) del intermedio C51 mediante reacción con 7,4 mg (0,014 mmol) del intermedio L8 en presencia de 5,8 mg (0,015 mmol) de HATU, así como 10 |jl de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 10 mg (78 % d. t. en 2 etapas). CL-EM (procedimiento 1): Tr = 0,87 min; EM (Elpos): m/z = 984 [M+H]+.
Intermedio F90
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-N6-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó a partir de 11 mg (0,018 mmol) del intermedio C49 mediante reacción con 13,7 mg (0,018 mmol) del intermedio L17 en presencia de 34 mg (0,089 mmol) de HATU, así como 19 j l de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 7,5 mg (35 % d. t. en 2 etapas). CL-EM (procedimiento 8): Tr = 6,78 min; EM (Elpos): m/z = 1092 [M+H]+.
Intermedio F91
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]butanamida (1:1)
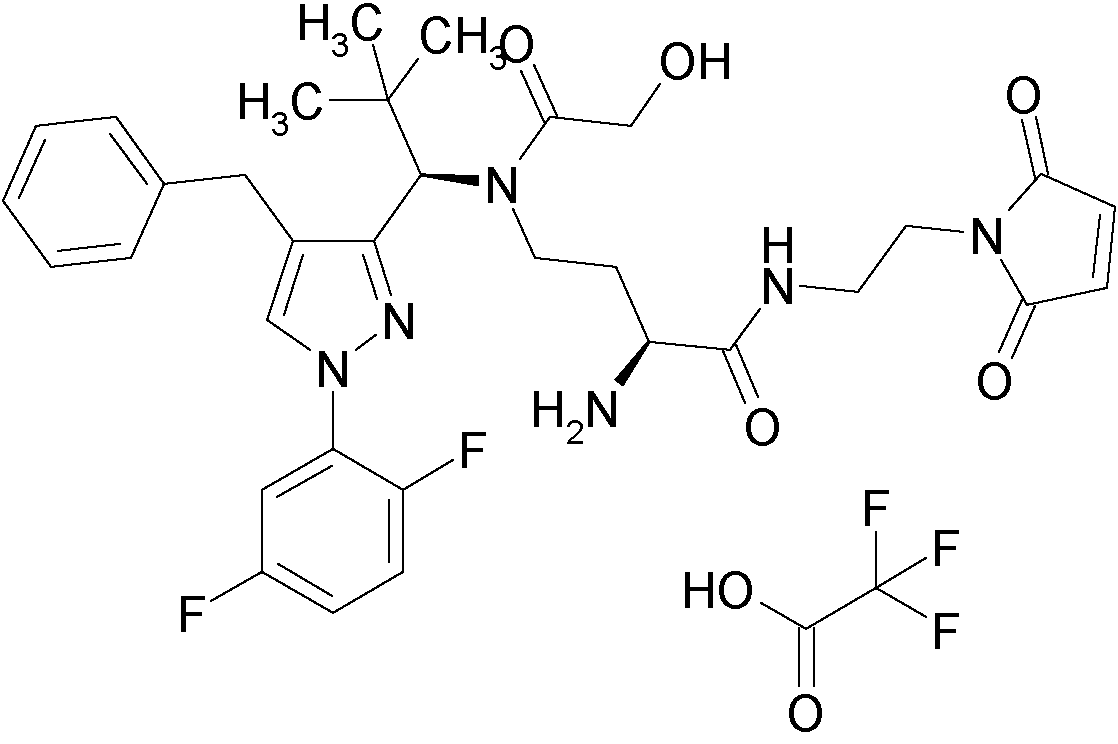
Se disolvieron 9,3 mg (0,01 mmol) de 2S)-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-1-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-1-oxobutan-2-il]carbamato de tercbutilo en 2 ml de diclorometano y se añadieron 740 mg (6,49 mmol, 0,50 ml) de ácido trifluoroacético y se agitó durante 1,5 h a temperatura ambiente. Después, la mezcla de reacción se concentró y el residuo se recogió en acetonitrilo y agua y se liofilizó. Se obtuvieron 9,2 mg (96 % d. t.) del compuesto del título.
CL-e M (procedimiento 1): Tr = 0,88 min; EM (Elpos): m/z = 637 [M+H]+.
Intermedio F104
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etil)butanamida (1:1)

Se disolvieron 10 mg (0,014 mmol) del intermedio C53 en 3,3 ml de DMF y se añadieron 8,5 mg (0,027 mmol) del intermedio L1, así como 7,8 mg (0,02 mmol) de HATU y 12 |jl de N,N-diisopropiletilamina. La preparación se agitó durante 15 min a temperatura ambiente y luego se concentró. El residuo se purificó por HPLC preparativa y después de liofilización se obtuvieron 5,6 mg (38 % d. t.) del intermedio protegido.
CL-EM (procedimiento 1): Tr = 1,32 min; EM (ESlpos): m/z = 915 (M+H)+.
Se recogieron 5,6 mg (0,006 mmol) de este intermedio en 2 ml de DMF y se añadieron 69 mg (0,61 mmol) de 1,4-diazabiciclo(2,2,2)octano. La preparación se trató durante 2 h en baño de ultrasonidos. Después se añadieron 35 j l de ácido acético y la preparación se concentró a alto vacío. El residuo se purificó por HPLC preparativa. Se obtuvieron 2,4 mg (48 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,84 min; EM (Elpos): m/z = 693 [M+H]+.
HPLC (procedimiento 11): Tr = 1,91 min;
Alternativamente, el compuesto del título se preparó también a partir del intermedio C58. En primer lugar se hicieron reaccionar 15 mg (0,023 mmol) del intermedio C58 con 11 mg (0,036 mmol) del intermedio L1 en presencia de 13 mg (0,034 mmol) de HATU, así como 10 j l de N,N-diisopropiletilamina. Después de 60 min de agitación a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 12,3 mg (63 % d. t.) del intermedio protegido.
CL-EM (procedimiento 1): Tr = 1,3 min; EM (Elpos): m/z = 837 [M+H]+.
En la segunda etapa se disolvió el intermedio en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 12 mg (0,088 mmol) de cloruro de cinc y la preparación se agitó durante 2 h a 50 °C. A continuación se añadieron 26 mg (0,088 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, así como 2 ml de una solución acuosa de ácido trifluoroacético al 0,1 %. La preparación se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo a partir de acetonitrilo / agua, se obtuvieron 8,1 mg (68 % d.t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,89 min; EM (ESlpos): m/z = 693 (M+H)+.
Intermedio F106
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil-L-alanil-N5-carbamoil-N-[4-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)fenil]-L-ornitinamida (1:1)

El compuesto del título se preparó análogamente al intermedio F104 a partir del intermedio C53 y el intermedio L47. HPLC (procedimiento 11): Tr = 1,85 min;
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESIpos): m/z = 983 (M+H)+.
Intermedio F108
Acido trifluoroacético— (1R,2S)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirroM-il)etil]ciclopentanocarboxamida (1:1)

El compuesto del título se preparó análogamente al intermedio F104 a partir de 20 mg (0,027 mmol) del intermedio C53 y 24 mg (0,054 mmol) del intermedio L48. Se obtuvieron 3 mg (14 % d. t. en 2 etapas).
CL-EM (procedimiento 1): Tr = 0,93 min; EM (EIpos): m/z = 747 [M+H]+.
Intermedio F109
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]-N-{2-[(bromoacetil)amino]etil}butanamida (1:1)
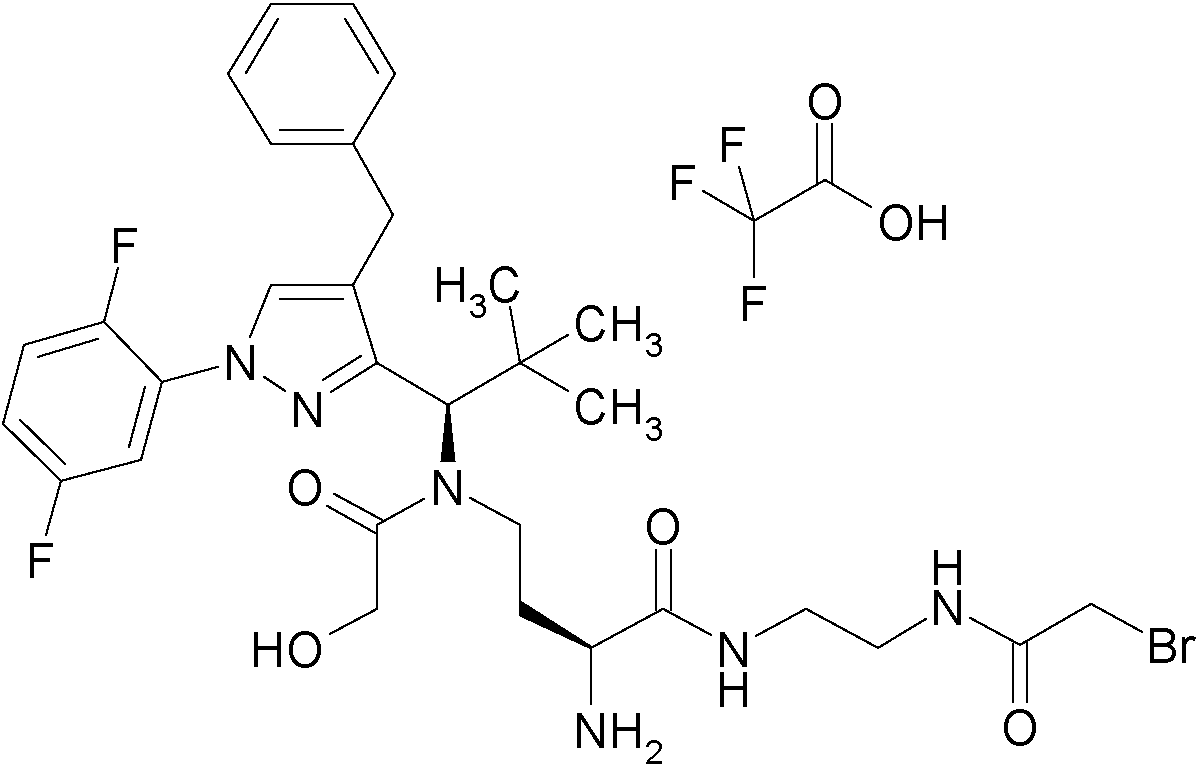
Se recogieron 17 mg (0,026 mmol) del intermedio C57 en 3 ml de DMF y se hicieron reaccionar con 7 mg (0,027 mmol) de 1-(2-bromoacetoxi)pirrolidin-2,5-diona disponible comercialmente en presencia de 14 |jl de N,N-diisopropiletilamina. Después de 15 min de agitación a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 7 mg (33 % d. t.) de este intermedio.
CL-EM (procedimiento 1): Tr = 1,29 min; EM (ESlpos): m/z = 777 y 779 (M+H)+.
Este intermedio se recogió en 1 ml de diclorometano y se desprotegió con 1 ml de ácido trifluoroacético. Después de concentrar y de liofilizar a partir de acetonitrilo / agua, se obtuvieron 6 mg (88 % d.t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESlpos): m/z = 677/679 (M+H)+.
Intermedio F112
Ácido trifluoroacético— (1S,3R)-3-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 15 mg (0,024 mmol) del intermedio C49 mediante reacción con 18 mg (0,049 mmol) del intermedio L50 en presencia de 14 mg (0,037 mmol) de HATU, así como 21 j l de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 12 mg (51 % d. t. en 2 etapas). CL-EM (procedimiento 1): Tr = 0,89 min; EM (Elpos): m/z = 748 [M+H]+.
Intermedio F113
Ácido trifluoroacético— (1S,3R)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentanocarboxamida
(1:1)

El compuesto del título se preparó a partir de 15 mg (0,019 mmol) del intermedio C53 mediante reacción con 14 mg (0,038 mmol) del intermedio L50 en presencia de 11 mg (0,029 mmol) de HATU, así como 17 |jl de N,N-diisopropiletilamina y posterior desprotección con 133 mg DABCO en 2 ml de DMF. Después de purificación por HPLC se obtuvieron 4 mg (24 % d. t. en 2 etapas).
CL-EM (procedimiento 5): Tr = 2,77 min; EM (Elpos): m/z = 747 [M+H]+.
Intermedio F115
Ácido trifluoroacético— (1R,3R)-3-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 15 mg (0,024 mmol) del intermedio C49 mediante reacción con 18 mg (0,047 mmol) del intermedio L51 en presencia de 13 mg (0,035 mmol) de HATU, así como 21 j l de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 12 mg (51 % d. t. en 2 etapas). CL-EM (procedimiento 1): Tr = 0,87 min; EM (Elpos): m/z = 748 [M+H]+.
Intermedio F116
Ácido trifluoroacético— (1R,3R)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirroM-il)etil]ciclopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 11 mg (0,014 mmol) del intermedio C53 mediante reacción con 11 mg (0,028 mmol) del intermedio L51 en presencia de 8 mg (0,021 mmol) de HATU, así como 12 |jl de N,N-diisopropiletilamina y posterior desprotección con 87 mg DABCO en 2 ml de DMF. Después de purificación por HPLC se obtuvieron 3,3 mg (28 % d. t. en 2 etapas).
CL-EM (procedimiento 1): Tr = 0,92 min; EM (Elpos): m/z = 747 [M+H]+.
Intermedio F117
Ácido trifluoroacético— N-[(3S)-3-amino-4-{2-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]hidrazino}-4-oxobutil]-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-hidroxiacetamida (1:1)

El compuesto del título se preparó según procedimientos clásicos de la química de los péptidos a partir del intermedio C49. El C49 se acopló en primer lugar con hidrazincarboxilato de 9H-fluoren-9-ilmetilo en presencia de HATU. Después se eliminó el grupo protector Fmoc con piperidina en DMF y la hidrazida obtenida se acopló con ácido 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoico en presencia de HATU. En la última etapa se eliminó el grupo de protección Boc con TFA en diclorometano.
CL-EM (procedimiento 1): Tr = 0,93 min; EM (Elpos): m/z = 722 [M+H]+.
Intermedio F118
Ácido trifluoroacético— N-[(3S)-3-amino-4-{2-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]hidrazino}-4-oxobutil]-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida (1:1)

El compuesto del título se preparó en la primera etapa análogamente al intermedio F3 a partir de 15 mg (0,019 mmol) del intermedio C53 por acoplamiento con 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanohidrazida disponible comercialmente en presencia de HATU. Después se realizó la separación del grupo de protección Fmoc con 142 mg de DABCO en DMF. Después de la purificación por HPLC se obtuvieron 3 mg (19 % d. t.) del compuesto del título. CL-EM (procedimiento 1): Tr = 0,90 min; EM (Elpos): m/z = 721 [M+H]+.
Intermedio F119
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-{2-[(bromoacetil)amino]etil}butanamida (1:1)

Se recogieron 29 mg (0,044 mmol) del intermedio C58 en 3,4 ml de DMF y se añadieron 36 mg (0,087 mmol) del intermedio L52, así como 25 mg (0,065 mmol) de HATU y 19 |jl de N,N-diisopropiletilamina. Después de 60 min de agitación a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 26,4 mg (73% d. t.) del intermedio.
CL-EM (procedimiento 1): Tr = 1,34 min; EM (ESlpos): m/z = 820 y 822 (M+H)+.
Este intermedio se disolvió en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 6,5 mg (0,048 mmol) de cloruro de cinc y la preparación se agitó durante 4 h a 50 °C. A continuación se añadieron 13,9 mg (0,048 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, así como 2 ml de una solución acuosa de ácido trifluoroacético al 0,1 %. La preparación se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo a partir de acetonitrilo / agua, se obtuvieron 14,4 mg (58% d.t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,88 min; EM (ESlpos): m/z = 676 y 678 (M+H)+.
Intermedio F121
Ácido trifluoroacético— (1S,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]cidopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 10 mg (0,016 mmol) del intermedio C49 mediante reacción con 11,5 mg (0,031 mmol) del intermedio L53 en presencia de 9 mg (0,024 mmol) de HATU, así como 14 |jl de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 9 mg (61 % d. t. en 2 etapas). CL-EM (procedimiento 1): Tr = 0,84 min; EM (Elpos): m/z = 748 [M+H]+.
Intermedio F122
Ácido trifluoroacético— (1S,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 15 mg (0,019 mmol) del intermedio C53 mediante reacción con 14 mg (0,038 mmol) del intermedio L53 en presencia de 11 mg (0,029 mmol) de HATU, así como 17 j l de N,N-diisopropiletilamina y posterior desprotección con 202 mg de DABCO en 3 ml de DMF. Después de la purificación por HPLC se obtuvieron 4 mg (24 % d. t. en 2 etapas).
CL-EM (procedimiento 1): Tr = 0,87 min; EM (Elpos): m/z = 747 [M+H]+.
Intermedio F124
Ácido trifluoroacético— (1R,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]cidopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 10 mg (0,016 mmol) del intermedio C49 mediante reacción con 11,5 mg (0,031 mmol) del intermedio L54 en presencia de 9 mg (0,024 mmol) de HATU, así como 14 |jl de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 9 mg (66% d. t. en 2 etapas). CL-EM (procedimiento 1): Tr = 0,84 min; EM (Elpos): m/z = 748 [M+H]+.
Intermedio F125
Ácido trifluoroacético— (1R,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]ciclopentanocarboxamida (1:1)

El compuesto del título se preparó a partir de 15 mg (0,019 mmol) del intermedio C53 mediante reacción con 14 mg (0,038 mmol) del intermedio L54 en presencia de 11 mg (0,029 mmol) de HATU, así como 17 j l de N,N-diisopropiletilamina y posterior desprotección con 127 mg de DABCO en 3 ml de DMF. Después de la purificación por HPLC se obtuvieron 3 mg (17 % d. t. en 2 etapas).
CL-EM (procedimiento 4): Tr = 1,08 min; EM (EIpos): m/z = 769 [M+Na]+.
Intermedio F126
N-(Bromoacetil)-L-valil-L-alanil-N6-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó análogamente al intermedio F110 a partir de 18 mg (0,027 mmol) del intermedio C49 y 21 mg (0,027 mmol) del intermedio L49. Se obtuvieron 8,7 mg (30 % d. t. en 2 etapas) del compuesto del título. HPLC (procedimiento 11): Tr = 1,94 min;
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESIpos): m/z = 933 y 935 (M+H)+.
Intermedio F127
Ácido trifluoroacético — (2S)-2-amino-4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(2S)-2-metoxipropanoil]amino)-N-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etil)butanamida (1:1)

Se disolvieron 12 mg (0,015 mmol) del intermedio C59 en 2,4 ml de DMF y se añadieron 14,6 mg (0,046 mmol) del intermedio L1, así como 6 mg (0,031 mmol) de clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida, 5,9 mg (0,039 mmol) de hidrato de 1-hidroxi-1H-benzotriazol y 8 |jl de N,N-diisopropiletilamina. Después de 1 h de agitación a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 11 mg (70 % d. t.) de este intermedio.
CL-EM (procedimiento 1): Tr= 1,34 min; EM (ESIpos): m/z = 942 (M+H)+.
Se recogieron 11 mg (0,011 mmol) de este intermedio en 2 ml de DMF y se añadieron 123 mg (1,1 mmol) de 1,4-diazabiciclo(2,2,2)octano. La preparación se trató durante 2 h en baño de ultrasonidos. A continuación se añadieron 63 j l de ácido acético y la preparación se concentró a alto vacío. El residuo se purificó por HPLC preparativa. Se obtuvieron 2 mg (22 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,89 min; EM (EIpos): m/z = 721 [M+H]+.
HPLC (procedimiento 11): Tr = 1,95 min;
Intermedio F129
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N6-{[(1R,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil} (glicoloil)amino]butanoil}amino)cidopentil]carbonil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó análogamente al intermedio F128 a partir de 10 mg (0,016 mmol) del intermedio C49 mediante reacción con 19 mg (0,024 mmol) del intermedio L56 en presencia de 12 mg (0,031 mmol) de HATU, así como 14 |jl de N,N-diisopropiletilamina y posterior desprotección con ácido trifluoroacético. Se obtuvieron 13,5 mg (70% d. t. en 2 etapas).
CL-EM (procedimiento 1): Tr = 0,9 min; EM (Elpos): m/z = 1117 [M+H]+.
Intermedio F142
R/S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-homocisteína— ácido trifluoroacético (1:1)

Se disolvieron 20,0 mg (23,7 jm ol) de R/S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-homocisteína— ácido trifluoroacético (1:1) y 13,4 mg
(26,04 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 1,0 ml de DMF y se añadieron 4,8 mg (47,34 |jmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadieron 3,6 mg (0,06 mmol) de ácido acético y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 12,4 mg (44 % d. t.) del compuesto R/S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2.2- dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1 -oil]- homocisteína.
CL-EM (procedimiento 1): Tr= 1,30 min; EM (ESlpos): m/z = 1129 (M+H)+.
Se disolvieron 10,0 mg (8,85 jm ol) de R/S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2.2- dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-homocisteína en trifluoroetanol y se añadieron 3,1 mg (22,71 jm ol) de dicloruro de cinc. La mezcla de reacción se agitó durante la noche a 50 °C. A la mezcla de reacción se añadieron 3,9 mg (0,01 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó un periodo corto y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se liofilizó con algo de agua. Se obtuvieron 7,6 mg (78 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,94 min; EM (ESlpos): m/z = 983 (M+H)+.
RMN de 1H (400 MHz, DMSO-d6): 8 [ppm] = 0,50 (m, 1H), 0,81 (s, 9H), 1,49 (m, 1H), 1,89 (m, 1H), 2,05 (m, 1H), 2,29 2,43 (m, 4H), 2,45-2,55 (m, 2H), 2,58-2,74 (m, 2H), 3,10-3,20 (m, 2H), 3,21-3,40 (m, 2H), 3,42-3,54 (m, 16H), 3,55 3,65 (m, 4H), 4,28 (m, 1H), 4,91 (dd, 1H), 5,18 (dd, 1H), 5,60 (s, 1H), 6,95 (m, 1H), 7,00 (s, 2H), 7,15-7,38 (m, 7H), 7,53 (s, 1H), 7,68 (m, 1H), 8,00 (m, 2H).
Intermedio F143
Ácido trifluoroacético— 6-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]hexanamida (1:1)

Se dispusieron 30,0 mg (0,05 mmol) de {3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato de 2-(trimetilsilil)etilo y 13,5 mg (0,07 mmol) de ácido 6-(acetilsulfanil)hexanoico en 2,0 ml de metanol con una gota de agua. Se añadieron 23,0 mg (0,17 mmol) de carbonato de potasio. La mezcla de reacción se agitó durante 4 h a 50 °C. La mezcla de reacción se mezcló con acetato de etilo. La fase orgánica se lavó con solución saturada de NaCl y se secó sobre sulfato de magnesio. El disolvente se evaporó al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 54,2 mg (90 % d. t.) del compuesto ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaicosan-20-oico.
CL-EM (procedimiento 1): Tr= 1,49 min; EM (ESlpos): m/z = 1106 (M+H)+.
Se dispusieron 54,0 mg (0,07 mmol) de ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaicosan-20-oico y 16,7 mg (0,09 mmol) de clorhidrato de 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en 3,0 ml de acetonitrilo y se añadieron 75,0 mg (0,58 mmol) de N,N-diisopropiletilamina. Se añadieron 60,0 mg (0,09 mmol) de T3P (50 % en acetonitrilo) y se agitó durante la noche a temperatura ambiente. Se inactivó con agua y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 42,8 mg (68 % d. t.) del compuesto 2-(trimetilsilil)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}{[(6-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-6-oxohexil)sulfanil]acetil}amino)propil]carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,48 min; EM (ESlpos): m/z = 866 (M+H)+.
Se disolvieron 20,0 mg (0,02 mmol) de [3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}{[(6-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-6-oxohexil)sulfanil]acetil}amino)propil]carbamato de 2-(trimetilsilil)etilo en 2,0 ml de trifluoroetanol y se añadieron 4,7 mg (0,04 mmol) de dicloruro de cinc. La mezcla de reacción se agitó durante la noche a 50 °C y después se añadieron 10,1 mg (0,04 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético y se agitó durante 10 min. Se añadió agua (0,1 % de TFA) y la mezcla de reacción se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 9,2 mg (48 % d. t.) del compuesto del título. CL-EM (procedimiento 1): Tr = 0,98 min; EM (ESlpos): m/z = 722 (M+H)+.
Intermedio F146
R/S-[2-([(3S)-3-amino-3-carboxipropil]{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)-2-oxoetil]-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]homocisteína— ácido trifluoroacético (1:1)

Se disolvieron 25,0 mg (28,12 jm ol) de R/S-[(8S)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-8-carboxi-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il]homocisteína (intermedio C12) y 15,9 mg (30,93 jm ol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 2,0 ml de DMF y se añadieron 11,4 mg (112,48 jm ol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadieron 7,6 mg (0,13 mmol) de ácido acético y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto
vacío. Se obtuvieron 23,9 mg (59 % d. t.) del compuesto R/S-[(8S)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-8-carboxi-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il]-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]homocisteína.
CL-EM (procedimiento 1): Tr= 1,26 min; EM (ESIpos): m/z = 1173 (M+H)+.
Se disolvieron 11,8 mg (8,23 jm ol) de R/S-[(8S)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-8-carboxi-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il]-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]homocisteína en trifluoroetanol y se añadieron 1,7 mg (12,35 |jmol) de dicloruro de cinc. La mezcla de reacción se agitó durante la noche a 50 °C. A la mezcla de reacción se añadieron 3,6 mg (0,01 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante un periodo corto y se añadió agua (0,1 % de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 5,8 mg (62 % d. t.) del compuesto del título.
CL-EM (procedimiento 4): Tr = 1,20 min; EM (ESIpos): m/z = 1029 (M+H)+.
Intermedio F153
Ácido trifluoroacético — (2S)-2-amino-4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(2S)-2-hidroxipropanoil]amino)-N-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etil)butanamida (1:1)

La síntesis se produjo análogamente al intermedio F104 a partir del intermedio C60.
CL-EM (procedimiento 1): Tr= 1,1 min; EM (ESIpos): m/z = 707 (M+H)+.
Intermedio F155
N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-N2-{N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó por acoplamiento de 14 mg (0,019 mmol) del intermedio C61 con 15 mg (0,021 mmol) del intermedio L61 en presencia de 8,7 mg (0,023 mmol) de HATU, así como 17 j l de N,N-diisopropiletilamina y posterior desprotección con cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de
la purificación por HPLC preparativa se obtuvieron 13 mg (59 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESIpos): m/z = 1076 (M+H)+.
Intermedio F156
N-(Bromoacetil)-L-valil-L-alanil-N6-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-lisina— ácido trifluoroacético (1:1)

En primer lugar se preparó a partir de N2-[(benciloxi)carbonil]-N6-(terc-butoxicarbonil)-L-lisina según procedimientos clásicos de la química de los péptidos (esterificación con 2-(trimetilsililetanol por medio de EDCI/DMAP, hidrogenólisis, acoplamiento con N-[(benciloxi)carbonil]-L-valil-L-alanina en presencia de HATU y nueva hidrogenólisis) el derivado de tripéptido L-valil-L-alanil-N6-(terc-butoxicarbonil)-L-lisinato de 2-trimetilsilil)etilo.
Se recogieron 84 mg (0,163 mmol) de este intermedio en 2,5 ml de DMF y se añadieron 58 mg (0,244 mmol) de 1-(2-bromoacetoxi)pirrolidin-2,5-diona. Después de 10 min de agitación a temperatura ambiente se concentró, el residuo se recogió en acetonitrilo / agua 1:1 y se llevó con ácido trifluoroacético a pH 2 y se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes, el residuo se recogió en 15 ml de una solución al 5 % de ácido trifluoroacético en DCM y se agitó durante 2 h a temperatura ambiente. Después se concentró con una refrigeración leve y el residuo se liofilizó a partir de acetonitrilo / agua 1:1. De este intermedio se obtuvieron 53 mg (50 % d. t.) en 2 etapas.
CL-EM (procedimiento 1): Tr = 0,72 min; EM (ESIpos): m/z = 537 y 539 (M+H)+.
Para la síntesis del compuesto del título se recogieron 18 mg (0,027 mmol) de este intermedio en 4 ml de DMF, se añadieron 16 mg (0,025 mmol) del intermedio C61, así como 19 mg de HATU y 9 |jl de N,N-diisopropiletilamina. Después de 5 min de agitación a temperatura ambiente se añadieron algunas gotas de ácido trifluoroacético y la preparación se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y de liofilizar a partir de acetonitrilo / agua 1:1 se disolvió el intermedio obtenido en 3 ml de 2,2,2-trifluoroetanol. Después de la adición de 4,8 mg (0,035 mmol) de cloruro de cinc, la preparación se agitó durante 2,5 h a 50 °C. A continuación se añadieron 10 mg (0,035 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético y la preparación se diluyó con acetonitrilo / agua y se filtró. La purificación se realizó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo a partir de acetonitrilo / agua, se obtuvieron 3,2 mg (13 % d.t.) del compuesto del título en 2 etapas.
HPLC (procedimiento 11): Tr = 1,94 min;
CL-EM (procedimiento 5): Tr = 2,79 min; EM (ESIpos): m/z = 932 y 934 (M+H)+.
Intermedio F163
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N6-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino] butanoil}-L-lisina-ácido trifluoroacético (1:1)

El compuesto del título se preparó por acoplamiento de 37 mg (0,056 mmol) del intermedio C58 y 41 mg (0,056 mmol) del intermedio L61 en presencia de HATU y desbloqueo posterior con cloruro de cinc como se describe en el intermedio F119. Se obtuvieron 12 mg (19% d.t. en 2 etapas) del compuesto del título.
HPLC (procedimiento 11): Tr = 1,49 min;
CL-EM (procedimiento 1): Tr = 0,89 min; EM (ESIpos): m/z = 1005 (M+H)+.
Intermedio F164
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-N6-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó análogamente al intermedio F155 por acoplamiento de 20 mg (0,030 mmol) del intermedio C58 con 27 mg (0,033 mmol) del intermedio L62 en presencia de HATU y W,A/-diisopropiletilamina y posterior desprotección por medio de cloruro de cinc en trifluoroetanol.
HPLC (procedimiento 11): Tr = 1,92 min;
CL-EM (procedimiento 1): Tr = 0,87 min; EM (ESIpos): m/z = 1091 (M+H)+.
Intermedio F165
N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-N2-{N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó análogamente al intermedio F155 por acoplamiento de 15 mg (0,021 mmol) del intermedio C61 con 18 mg (0,023 mmol) del intermedio L62 en presencia de HATU y posterior desprotección con cloruro de cinc en trifluoroetanol.
CL-EM (procedimiento 1): Tr = 0,88 min; EM (ESIpos): m/z = 1162 (M+H)+.
Intermedio F166
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-N6-{[(1R,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)ciclopentil]carbonil}-L-lisina— ácido trifluoroacético (1:1)

En primer lugar a partir de ácido (1R, 3S)-3-[(terc-butoxicarbonil) amino]ciclopentanocarboxílico disponible comercialmente según procedimientos clásicos de la química de los péptidos mediante esterificación con alcohol bencílico por medio de EDCI/DMAP y posterior separación del grupo de protección butoxicarbonilo con TFA en DCM se preparó ácido trifluoroacético— (1R, 3S)-3-aminociclo- pentanocarboxilato de bencilo (1:1).
Se recogieron 51 mg (0,076 mmol) de este intermedio en 6 ml de DMF y se acoplaron con 50 mg (0,076 mmol) del intermedio C58 en presencia de HATU y W,A/-diisopropiletilamina. Después de la purificación por HPLC preparativa el intermedio se recogió en metanol y se hidrógeno sobre paladio al 10 % sobre carbón activo durante 2 h a temperatura ambiente a presión normal de hidrógeno. El catalizador se filtró después y el disolvente se eliminó al vacío y el producto se purificó por HPLC preparativa. Después de liofilizar en dioxano se obtuvieron 21 mg (34 % d.t. en 2 etapas) de ácido (1R,3S)-3-{[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-2-({[2-(trimetilsilil) etoxi]carbonil}amino)butanoil]amino}ciclopentanocarboxílico.
El compuesto del título se preparó después análogamente al intermedio F155 por acoplamiento de 10,5 mg (0,013 mmol) de este intermedio con 11,4 mg (0,014 mmol) del intermedio L62 en presencia de HATU y posterior desprotección con cloruro de cinc en trifluoroetanol. Después de la purificación por HPLC preparativa se obtuvieron 8,6 mg (48 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,88 min; EM (ESIpos): m/z = 1203 (M+H)+.
Intermedio F168
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N6-{[(1R,2S)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]butanoil}amino)ciclopentil]carbonil}-L-lisina— ácido trifluoroacético (1:1)

En primer lugar a partir de ácido (1R,2S)-2-[(terc-butoxicarbonil) amino]cidopentanocarboxílico disponible comercialmente según procedimientos clásicos de la química de los péptidos mediante esterificación con bencilalcohol por medio de EDCI/DMAP y posterior separación del grupo de protección butoxicarbonilo con TFA en DCM se preparó ácido trifluoroacético— (1R,2S)-2-aminociclopentanocarboxilato de bencilo (1:1).
Se recogieron 102mg (0,305 mmol) de este intermedio en 12 ml de DMF y se acoplaron con 100 mg (0,152 mmol) del intermedio C58 en presencia de HATU y W,A/-diisopropiletilamina. Después de la purificación por HPLC preparativa el intermedio se recogió en metanol y se hidrógeno sobre paladio al 10 % sobre carbón activo durante 2 h a temperatura ambiente a presión normal de hidrógeno. El catalizador se filtró después y el disolvente se eliminó al vacío y el producto se purificó por HPLC preparativa. Después de liofilizar a partir de acetonitrilo / agua 1:1 se obtuvieron 70 mg (59 % d.t. en 2 etapas) de ácido (1R,2S)-2-{[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-2-({[2-(trimetilsilil)etoxi]carbonil}amino)butanoil]amino}ciclopentanpcarboxílico.
El compuesto del título se preparó después por acoplamiento de 20 mg (0,013 mmol) de este intermedio con 16,6 mg (0,023 mmol) del intermedio L61 en presencia de 9,5 mg (0,025 mmol) de HATU, así como 18 |jl de N,N-diisopropiletilamina y posterior desprotección con cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 9,3 mg (30 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,98 min; EM (ESlpos): m/z = 1116 (M+H)+.
Intermedio F169
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-N6-{[(1R,2S)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)ciclopentil]carbonil}-L-lisina— ácido trifluoroacético (1:1)

La síntesis del compuesto del título se realizó análogamente al intermedio F168 a partir de los intermedios C58 y L62. CL-EM (procedimiento 1): Tr = 0,91 min; EM (ESIpos): m/z = 1202 (M+H)+.
Intermedio F171
N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-D-alanil)-N2-{N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil}-L-lisina— ácido trifluoroacético (1:1)

La síntesis del compuesto del título se realizó análogamente al intermedio F155 a partir de los intermedios C62 y L61. CL-EM (procedimiento 1): Tr = 0,93 min; EM (ESIpos): m/z = 1076 (M+H)+.
Intermedio F173
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino] butanoil}amino)etil]-L-glutamina— ácido trifluoroacético (1:1)
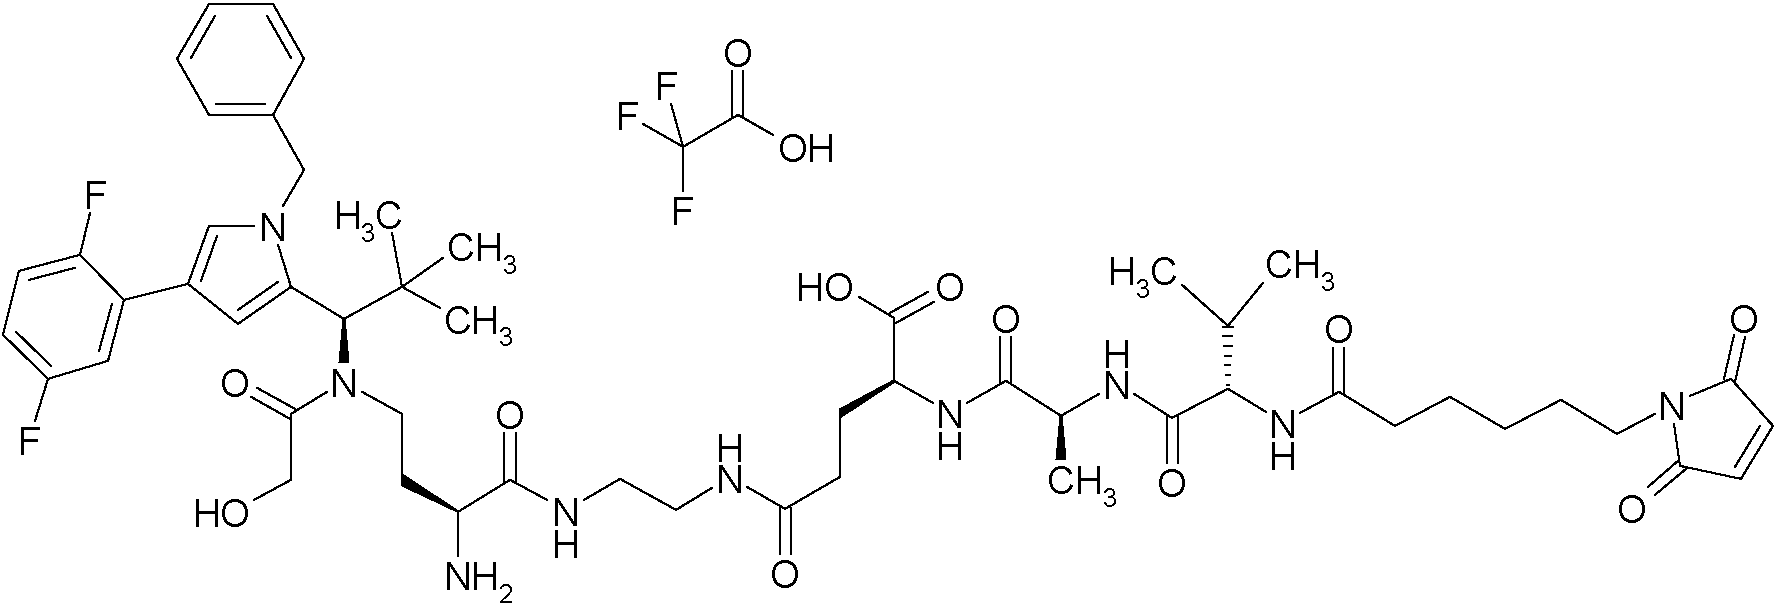
El compuesto del título se preparó a partir de 15 mg (0,018 mmol) del intermedio C64 por acoplamiento con 12 mg (0,02 mmol) del intermedio L63 en presencia de 7,7 mg (0,02 mmol) de HATU, así como 16 |jl de N,N-diisopropiletilamina y posterior desprotección por medio de cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 12 mg (58 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,91 min; EM (Elpos): m/z = 1048 [M+H]+.
Intermedio F174
N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoil]-L-valil-L-alanil-N-[2-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino] butanoil}amino)etil]-L-glutamina— ácido trifluoroacético (1:1)
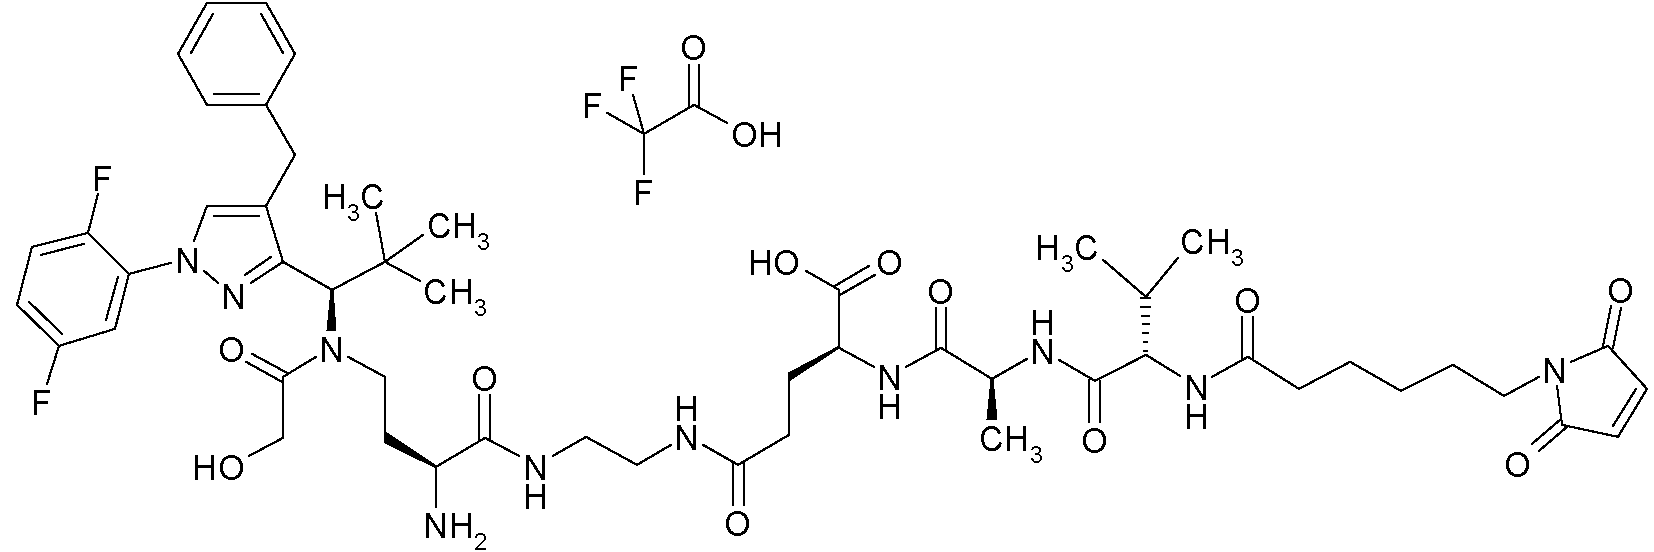
El compuesto del título se preparó análogamente al intermedio F172 a partir de los intermedios C57 y L63.
CL-EM (procedimiento 1): Tr = 0,9 min; EM (Elpos): m/z = 1049 [M+H]+.
Intermedio F175
Ácido trifluoroacético— N-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]-6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanamida (1:1)

El compuesto del título se preparó por acoplamiento de 11 mg (0,013 mmol) del intermedio C64 con 3,4 mg (0,016 mmol) de ácido 6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanoico en presencia de 6,7 mg (0,018 mmol) de HATU, así como 9 j l de N,N-diisopropiletilamina y posterior desprotección por medio de cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 8 mg (69 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 1,35 min; EM (Elpos): m/z = 893 [M+H]+.
Intermedio F176
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-[1-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-12-oxo-3,6,9-trioxa-13-azapentadecan-15-il]butanamida (1:1)

El compuesto del título se preparó por acoplamiento de 5 mg (0,006 mmol) del intermedio C64 con 2 mg (0,007 mmol) de ácido 3-(2-{2-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etoxi]etoxi}etoxi) propanoico, cuya preparación se describe en el intermedio L15, en presencia de 3,5 mg (0,009 mmol) de HATU, así como 4 |jl de N,N-diisopropiletilamina y posterior desprotección por medio de cloruro de cinc en trifluoroetanol tal como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 2 mg (35 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,86 min; EM (Elpos): m/z = 839 [M+H]+.
Intermedio F177
Ácido trifluoroacético— (1R,2S)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etil)ciclopentanocarboxamida (1:1)

El compuesto del título se preparó análogamente al intermedio F168, usándose en lugar del intermedio L61 el intermedio L1.
CL-EM (procedimiento 1): Tr = 0,86 min; EM (Elpos): m/z = 804 [M+H]+.
Intermedio F178
Ácido trifluoroacético— (1R,2S)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-N-{2-[(bromoacetil)amino] etil}ciclopentanocarboxamida (1:1)

El compuesto del título se preparó análogamente al intermedio F177, usándose en vez del intermedio L1 el intermedio L52.
CL-EM (procedimiento 1): Tr = 0,89 min; EM (EIpos): m/z = 787 y 789 [M+H]+.
Intermedio F179
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-[6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexil]butanamida (1:1)

El compuesto del título se preparó por acoplamiento de 15 mg (0,023 mmol) del intermedio C58 con 6 mg (0,025 mmol) de 1-(6-aminohexil)-1H-pirrol-2,5-diona en presencia de 13 mg (0,034 mmol) de HATU, así como 16 |jl de N,N-diisopropiletilamina y posterior desprotección por medio de cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 8,5 mg (46 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 6): Tr = 2,22 min; EM (EIpos): m/z = 692 [M+H]+.
Intermedio F180
N-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]-N2-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]-L-glutamina— ácido trifluoroacético (1:1)

El compuesto del título se preparó por acoplamiento de 9,6 mg (0,012 mmol) del intermedio C64 con 5 mg (0,013 mmol) del intermedio L64 en presencia de 7 mg (0,018 mmol) de HATU, así como 6 |jl de N,N-diisopropiletilamina y posterior desprotección por medio de cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 3,1 mg (28 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,85 min; EM (Elpos): m/z = 822 [M+H]+.
Intermedio F192
N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-3-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}-L-alanina— ácido trifluoroacético (1:1)

Se recogieron 60 mg (0,091 mmol) del intermedio C58 en 8 ml de DMF y se acoplaron con 45 mg (0,100 mmol) del intermedio L65 en presencia de 42 mg (0,11 mmol) de HATU y 64 jL de N,A/-di¡soprop¡let¡lam¡na. Después de la purificación por HPLC preparativa se recogió el intermedio en 10 ml de etanol y se hidrogenó sobre paladio al 10 % sobre carbón activo durante 45 min a temperatura ambiente a presión normal de hidrógeno. El catalizador se filtró después y el disolvente se eliminó al vacío y el producto se purificó por HPLC preparativa. Después de liofilizar a partir de acetonitrilo / agua1:1 se obtuvieron 24,5 mg (31 % d.t. en 2 etapas) de 3-amino-N-[(2S)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-2-({[2-(trimetilsilil)etoxi]carbonil}amino) butanoil]-L-alaninato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,17 min; EM (Elpos): m/z = 844 [M+H]+.
El compuesto del título se preparó después por acoplamiento de 10 mg (0,012 mmol) de este intermedio con 2 mg (0,013 mmol) del intermedio ácido (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético disponible comercialmente en presencia de 5,4 mg (0,014 mmol) de HATU, así como 8 j l de N,N-diisopropiletilamina y posterior desprotección con cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 3,5 mg (33 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,81 min; EM (ESlpos): m/z = 737 (M+H)+.
Intermedio F193
N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-3
{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}-D-alanina— ácido trifluoroacético (1:1)

La síntesis del compuesto del título se realizó análogamente al intermedio F192 a partir de 3-{[(benciloxi)carbonil]amino}-N-(terc-butoxicarbonil)-D-alanina— N-ciclohexilciclohexanamina (1:1).
CL-EM (procedimiento 1): Tr = 0,87 min; EM (ESIpos): m/z = 737 (M+H)+.
Intermedio F194
N-{5-[(2,5-dioxopirrolidin-1-il)oxi]-5-oxopentanoil}-L-valil-N-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propil}-L-alaninamida

El compuesto del título se preparó a partir del ejemplo 98 en primer lugar mediante acoplamiento con N-[(benciloxi)carbonil]-L-valil-L-alanina en presencia de HATU y N,N-diisopropiletilamina. En la siguiente etapa se eliminó el grupo de protección Z mediante una hidrogenación de 1 hora sobre paladio al 10 % sobre carbón activo a temperatura ambiente a presión normal de hidrógeno y el intermedio desprotegido se transformó a continuación como se describe para el intermedio F58 mediante reacción con 1,1'-[(1,5-dioxopentan-1,5-diil)bis(oxi)] dipirrolidin-2,5-diona en el compuesto del título.
CL-EM (procedimiento 1): Tr= 1,19 min; EM (ESIpos): m/z = 851 [M+H]+.
Intermedio F195
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butil}-N'-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]succinamida (1:1)

El compuesto del título se preparó por acoplamiento de 26 mg (0,035 mmol) del intermedio C65 con 18 mg (0,07 mmol) de ácido trifluoroacético— 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) comercialmente disponible en 8 ml de DMF en presencia de 40 mg (0,1054 mmol) de HATU, así como 61 |jl de N,N-diisopropiletilamina y posterior desprotección con cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 16 mg (43 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,85 min; EM (ESlpos): m/z = 721 (M+H)+.
RMN de 1H (500 MHz, DMSO-da): 8 = 7,99 (t, 1H), 7,95 (t, 1H), 7,6-7,75 (m, 4H), 7,5 (s, 1H) 7,2-7,4 (m, 6H), 6,8-7,0 (m, 4H), 5,63 (s, 1H), 4,9 y 5,2 (2d, 2H), 4,26 y 4,0 (2d, 2H), 3,3-3,6 (m, 4H), 3,15-3,25 (m, 3H), 2,85-3,0 (m, 2H), 2,2 2,3 (m, 4H), 0,64 y 1,49 (2m, 2H), 0,81 (s, 9H).
Intermedio F196
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alaninato de 2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etilo (1:1)

En primer lugar se recogieron 15 mg (0,023 mmol) del intermedio C58 en 4 ml de DMF y se hicieron reaccionar con 8,2 mg (0,025 mmol) del intermedio L67 en presencia de 13,0 mg (0,034 mmol) de HATU, así como 16 j l de N,N-diisopropiletilamina. Después de 30 min de agitación a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Después de combinar las fracciones correspondientes y concentrar el disolvente, el residuo se liofilizó a partir de acetonitrilo / agua 1:1. Se obtuvieron 4,3 mg (20 % d. t.) del intermedio protegido.
CL-EM (procedimiento 1): Tr = 1,35 min; EM (Elpos): m/z = 852 [M+H]+.
Se disolvieron 4,3 mg (4,5 jm ol) del intermedio en 1 ml de trifluoroetanol y se desprotegieron como se describe para el intermedio F119 con 3,65 mg (27 jm ol) de cloruro de cinc. Después de la purificación por HPLC preparativa se obtuvo 1 mg (25 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,88 min; EM (ESlpos): m/z = 708 (M+H)+
Intermedio F204
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(2-{[3-(2,5-dioxo-2,5-dihidro-lH-pirrol-1-il)propanoil]amino}etil)butanamida (1:1)

En primer lugar se hicieron reaccionar 25 mg (0,038 mmol) del intermedio C58 con 16,5 mg (al 75 %) (0,038 mmol) del intermedio L68 en presencia de 17 mg (0,046 mmol) de HATU, así como 20 |jl de N,N-diisopropiletilamina. Después de una agitación de 60 min a temperatura ambiente se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 18,3 mg (56 % d. t.) del intermedio protegido.
CL-EM (procedimiento 1): Tr= 1,32 min; EM (Elpos): m/z = 851 [M+H]+.
En la segunda etapa se disolvió este intermedio en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 12 mg (0,086 mmol) de cloruro de cinc y la preparación se agitó durante 2 h a 50 °C. A continuación se añadieron 25 mg (0,086 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, así como 2 ml de una solución acuosa al 0,1 % de ácido trifluoroacético. La preparación se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo a partir de acetonitrilo / agua, se obtuvieron 11 mg (62 % d.t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,85 min; EM (ESlpos): m/z = 707 (M+H)+.
Intermedio F205
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]butanoil}-beta-alanil-L-valil-N5-carbamoil-L-ornitinato de 1-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]piperidin-4-ilo (1:1)

La síntesis se realizó por acoplamiento de 25 mg (0,034 mmol) del intermedio C61 y 29 mg (0,041 mmol) del intermedio L69 en presencia de HATU y N, N-diisopropiletilamina, hidrogenación con paladio en carbón activo (al 10 %) a presión normal, después acoplamiento subsiguiente con ácido (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético en presencia de HATU y N, N-diisopropiletilamina y disociación posterior del grupo de protección 2-(trimetilsilil)etoxicarbonilo con cloruro de cinc. Después de la purificación por HPLC se obtuvieron 11 mg (26 % d. t. en 4 etapas).
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESlpos): m/z = 1061 (M+H)+.
Intermedio F206
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]butanoil}-beta-alanil-L-valil-L-alaninato de 1-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]piperidin-4-ilo (1:1)

La síntesis se produjo análogamente al intermedio F205.
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESIpos): m/z = 975 (M+H)+.
Intermedio F207
N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-N2-{N-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]-L-valil-L-alanil}-L-lisina— ácido trifluoroacético (1:1)

El compuesto del título se preparó análogamente al intermedio F155.
CL-EM (procedimiento 1): Tr = 0,81 min; EM (ESIpos): m/z = 1020 (M+H)+.
Intermedio F209
R-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteína— ácido trifluoroacético (1:1)

Se suspendieron 93,9 mg (0,78 mmol) de L-cisteína en una solución de 93,0 mg (1,11 mmol) de hidrogenocarbonato de sodio y 0,9 ml de agua. Se añadieron 70,0 mg (0,11 mmol) de {3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(doroacetil)amino]propil}carbamato de 2-(trimetilsilil)etilo (intermedio C70) disueltos en 6,0 ml de iso-propanol y 202,3 mg (1,33 mmol) de 1,8-diazabiciclo(5,4,0)undec-7-eno. La mezcla de reacción se agitó durante 90 min a 50 °C. A la preparación se añadió agua (0,1 % de TFA) y se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua; 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 53,9 mg (59 % d. t.) del compuesto R-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1).
CL-EM (procedimiento 1): Tr = 1,24 min; EM (ESlpos): m/z = 717 (M+H)+.
Se disolvieron 86,0 mg (0,1 mmol) de R-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1) y 58,5 mg (0,11 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 4,0 ml de DMF y se añadieron 20,9 mg (0,21 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadieron 15,5 mg (0,26 mmol) de HOAc y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua; 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 68,6 mg (59 % d. t.) del compuesto R-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteína.
CL-EM (procedimiento 6): Tr = 2,88 min; EM (ESlpos): m/z = 1115 (M+H)+.
Se disolvieron 46,4 mg (0,04 mmol) de R-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteína en 2,0 ml de trifluoroetanol y se añadieron 17,0 mg (0,13 mmol) de dicloruro de cinc. La mezcla de reacción se agitó durante la noche a 50 °C. Se añadieron de nuevo 8,5 mg (0,07 mmol) de dicloruro de cinc y se agitó durante la noche a 50 °C. A la mezcla de reacción se añadieron 36,5 mg (0,13 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y luego se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 19,4 mg (43 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,94 min; EM (ESlpos): m/z = 971 (M+H)+.
Intermedio F210
S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-D-cisteína— ácido trifluoroacético (1:1)

El compuesto del título se preparó análogamente a la síntesis del intermedio F209 usando D-cisteína.
CL-EM (procedimiento 1): Tr = 0,91 min; EM (ESIpos): m/z = 971 (M+H)+.
Intermedio F211
Ácido trifluoroacético— 3-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]propanamida (1:1)

Se dispusieron 30,0 mg (0,05 mmol) de {3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato de 2-(trimetilsilil)etilo (intermedio C70) wurden junto con 5,5 mg (0,05 mmol) de ácido 3-sulfanilpropanoico en 0,5 ml de metanol con una gota de agua. Después se añadieron 23,0 mg (0,17 mmol) de carbonato de potasio y la mezcla de reacción se agitó durante 4 h a 50 °C. Se añadió acetato de etilo y la fase orgánica se lavó una vez con agua y una vez con solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se usó sin purificación adicional en la siguiente etapa de síntesis. Se obtuvieron 30,3 mg (86 % d. t.) del compuesto ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico.
CL-EM (procedimiento 1): Tr= 1,39 min; EM (ESIpos): m/z = 702 (M+H)+.
Se dispusieron 30,0 mg (0,04 mol) de ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico y 9,8 mg (0,06 mmol) de clorhidrato de 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en 2,0 ml de acetonitrilo y se añadieron 44,2 mg (0,34 mmol) de N,N-diisopropiletilamina. Se añadieron 35,4 mg (0,06 mmol) de T3P (50 % en acetato de etilo) y la mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadió agua y la purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 22,0 mg (63 % d. t.) del compuesto [3-({(1R)-1
[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}{[(3-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-3-oxopropil)sulfanil]acetil}amino)propil]carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,41 min; EM (ESlpos): m/z = 824 (M+H)+.
Se disolvieron 22,0 mg (0,03 mol) de [3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}{[(3-{[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]amino}-3-oxopropil)sulfanil]acetil}amino)propil]carbamato de 2-(trimetilsilil)etilo en 1,0 ml de trifluoroetanol y se añadieron 9,1 mg (0,07 mmol) de dicloruro de cinc. La mezcla de reacción se agitó durante 5 h a 50 °C. A la mezcla de reacción se añadieron 19,5 mg (0,07 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 15,0 mg (71 % d. t.) del compuesto del título.
CL-Em (procedimiento 1): Tr = 0,88 min; EM (ESlpos): m/z = 680 (M+H)+.
Intermedio F212
Ácido trifluoroacético— N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-1-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-10-oxo-3,6-dioxa-13-tia-9-azapentadecan-15-amida (1:1)

Se dispusieron 28,8 mg (0,04 mmol) de ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico (intermedio C69) junto con 18,3 mg (0,05 mmol) de ácido trifluoroacético— 1-{2-[2-(2-aminoetoxi)etoxi]etil}-1H-pirrol-2,5-diona (1:1) (intermedio L59) en 1,9 ml de acetonitrilo. Después se añadieron 42,4 mg (0,33 mmol) de N,N-diisopropiletilamina y se añadieron gota a gota 33,9 mg (0,05 mmol) de T3P (50 % en acetato de etilo). La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 10,7 mg (26 % d. t.) del compuesto [16-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-1-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-10,15-dioxo-3,6-dioxa-13-tia-9,16-diazanonadecan-19-il]carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,44 min; EM (ESlpos): m/z = 812 (M+H)+.
Se disolvieron 10,7 mg (0,01 mol) de [16-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-1-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-10,15-dioxo-3,6-dioxa-13-tia-9,16-diazanonadecan-19-il]carbamato de 2 (trimetilsilil)etilo en 0,8 ml de trifluoroetanol y se añadieron 8,0 mg (0,06 mmol) de dicloruro de cinc. La mezcla de reacción se agitó durante 5 h a 50 °C. A la mezcla de reacción se añadieron 17,1 mg (0,06 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío.
CL-EM (procedimiento 1): Tr = 1,03 min; EM (ESlpos): m/z = 768 (M+H)+.
Intermedio F213
Ácido trifluoroacético— 3-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)-N-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etil)propanamida (1:1)

Se dispusieron 27,5 mg (0,04 mmol) de ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2.2- dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico (intermedio C69) junto con 15,9 mg (0,05 mmol) de ácido trifluoroacético— N-(2-aminoetil)-2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetamida (1:1) (intermedio L1) en 1,8 ml de acetonitrilo. Después se añadieron 32,4 mg (0,31 mmol) de N,N-diisopropiletilamina y se añadieron gota a gota 32,4 mg (0,05 mmol) de T3P (50 % en acetato de etilo). La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 11,9 mg (35 % d. t.) del compuesto [13-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2.2- dimetilpropil}-1-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-2,7,12-trioxo-10-tia-3,6,13-triazahexadecan-16-il]carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,39 min; EM (ESlpos): m/z = 881 (M+H)+.
Se disolvieron 11,9 mg (0,01 mol) de [13-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-1-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-2,7,12-trioxo-10-tia-3,6,13-triazahexadecan-16-il]carbamato de 2-(trimetilsilil)etilo en 1,0 ml de trifluoroetanol y se añadieron 5,5 mg (0,04 mmol) de dicloruro de cinc. La mezcla de reacción se agitó durante la noche a 50 °C. A la mezcla de reacción se añadieron 11,8 mg (0,04 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 7,4 mg (60 % d. t.) del compuesto del título.
CL-EM (procedimiento 5): Tr = 2,75 min; EM (ESlpos): m/z = 737 (M+H)+.
Intermedio F214
N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-alfa-glutamil-S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-L-cisteína— ácido trifluoroacético (1:1)

Se dispusieron 111,7 mg (0,30 mmol) de ácido (2S)-5-(benciloxi)-2-{[(benciloxi)carbonil]amino}-5-oxopentanoico en 3,0 ml de DMF y se añadieron 46,1 (0,30 mmol) de HoBt, 96,6 mg (0,30 mmol) de TBTU y 38,9 mg (0,30 mmol) de N,N-diisopropiletilamina. La mezcla de reacción se agitó durante 10 min a temperatura ambiente. Después se añadieron 250,0 mg (0,30 mmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1) (intermedio C71) disueltos en 116,3 mg (0,9 mmol) de N,N-diisopropiletilamina y 3,0 ml de DMF. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 257,0 mg (80 % d. t.) del compuesto ácido (16R)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-16-{[(2S)-5-(benciloxi)-2-{[(benciloxi)carbonil]amino}-5-oxopentanoil]amino}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico.
CL-EM (procedimiento 1): Tr= 1,55 min; EM (ESlpos): m/z = 1071 (M+H)+.
En atmósfera de argón se dispusieron 24,6 mg (0,11 mmol) de acetato de paladio (II) en 5,0 ml de diclorometano y se añadieron 33,2 mg (0,33 mmol) de trietilamina y 254,3 mg (2,19 mmol) de trietilsilano. La mezcla de reacción se agitó durante 5 min a temperatura ambiente y se añadieron 234,1 mg (0,22 mmol) de ácido (16R)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-16-{[(2S)-5-(benciloxi)-2-{[(benciloxi)carbonil]amino}-5-oxopentanoil]amino}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico disueltos en 5,0 ml de diclorometano. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se filtró a través de un filtro de cartón y la torta del filtro se lavó con diclorometano. El disolvente se evaporó al vacío sin calentamiento. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 177,5 mg (85 % d. t.) del compuesto L-alfa-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1).
CL-EM (procedimiento 1): Tr= 1,07 min; EM (ESlpos): m/z = 846 (M+H)+.
Se dispusieron 20,0 mg (20,83 jm ol) de L-alfa-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1) junto con 11,8 mg (22,91 jm ol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1 -il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 1,5 ml de DMF y se añadieron 6,3 mg (62,49 jm ol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y después se añadieron 4,4 mg (0,07 mmol) de ácido acético. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 19,1 mg (74 % d. t.) del compuesto N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-alfa-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína.
CL-EM (procedimiento 1): Tr= 1,24 min; EM (ESlpos): m/z = 1244 (M+H)+.
Se disolvieron 17,5 mg (14,06 jm ol) de N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-alfa-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína en 1,5 ml de trifluoroetanol y se añadieron 11,5 mg (84,37 jm ol) de dicloruro de cinc. La mezcla de reacción se agitó durante 4 h a 50 °C. A la mezcla de reacción se añadieron 24,7 mg (0,08 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 10,8 mg (63 % d. t.) del compuesto del título
CL-EM (procedimiento 1): Tr = 0,89 min; EM (ESlpos): m/z = 1100 (M+H)+.
Intermedio F215
N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-N-{3-[({[(2R)-2-acetamido-2-carboxietil]sulfanil}acetil){(lR)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}-L-alaninamida

Se dispusieron 14,9 mg (0,02 mmol) de N-acetil-S-[2-([3-(L-alanilamino)propil]{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)-2-oxoetil]-L-cisteína— ácido trifluoroacético (1:1) (Ejemplo 229) y 7,1 mg (0,02 mmol) de N-[(benciloxi)carbonil]-L-valinato de 2,5-dioxopirrolidin-1-ilo en 1,0 ml de DMF y se añadieron 5,7 mg (0,06 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y después se añadieron 4,5 mg (0,08 mmol) de ácido acético. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 13,3 mg (78 % d. t.) del compuesto N-[(benciloxi)carbonil]-L-valil-N-{3-[({[(2R)-2-acetamido-2-carboxietil]sulfanil}acetil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}-L-alaninamida.
CL-EM (procedimiento 1): Tr = 1,24 min; EM (ESlpos): m/z = 919 (M+H)+.
Se disolvieron 11,1 mg (0,01 mmol) de N-[(benciloxi)carbonil]-L-valil-N-{3-[({[(2R)-2-acetamido-2-carboxietil]sulfanil}acetil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}-L-alaninamida en 5,0 ml de etanol, se añadió 1,0 mg de paladio sobre carbón activo (10 %) y se hidrógeno a temperatura ambiente y presión normal durante la noche. La mezcla de reacción se filtró a través de Celite y la torta del filtro se lavó con una mezcla de etanol/THF/agua. Los disolventes se evaporaron al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se liofilizó. Se obtuvieron 7,5 mg (69 % d. t.) del compuesto L-Valil-N-{3-[({[(2R)-2-acetamido-2-carboxietil]sulfanil}acetil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}-L-alaninamida— ácido trifluoroacético (1:1).
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESlpos): m/z = 785 (M+H)+.
Se dispusieron 7,3 mg (8,12 jm ol) de L-valil-N-{3-[({[(2R)-2-acetamido-2-carboxietil]sulfanil}acetil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}-L-alaninamida— ácido trifluoroacético (1:1) junto con 4,6 mg (8,93 jm ol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 0,5 ml de DMF y se añadieron 2,5 mg (24,36 jm ol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y después se añadieron 4,4 mg (0,03 mmol) de ácido acético. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 4,9 mg (50 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr= 1,07 min; EM (ESlpos): m/z = 1183 (M+H)+.
Intermedio F216
S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteinil-beta-alanina— ácido trifluoroacético (1:1)

En atmósfera de argón se dispusieron 30,2 mg (0,06 mmol) de N,N'-bis[(benciloxi)carbonil]-L-cisteína en 2,0 ml de agua y 2,0 ml de iso-propanol y se añadieron 56,7 mg (0,20 mmol) de TCEP. La mezcla de reacción se agitó durante 30 min a temperatura ambiente. Se añadieron después 50,0 mg (0,08 mmol) de {3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato de 2-(trimetilsilil)etilo (intermedio C70) disueltos en 2,0 ml de iso-propanol y 122,2 mg (0,48 mmol) de 1,8-diazabiciclo(5,4,0)undec-7-eno y la mezcla de reacción se agitó durante 7 h a 50 °C. Después se añadieron de nuevo 122,2 mg (0,48 mmol) de 1,8-diazabiciclo(5,4,0)undec-7-eno y la mezcla de reacción se agitó durante 1 h a 50 °C. Se diluyó con acetato de etilo y la fase orgánica se extrajo con agua y solución saturada de hidrogenocarbonato de sodio y se lavó con solución saturada de NaCl. La fase orgánica se secó sobre sulfato de magnesio y el disolvente se evaporó al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 |j, caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 43,1 mg (64 % d. t.) del compuesto S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[(benciloxi)carbonil]-L-cisteína.
CL-EM (procedimiento 1): Tr= 1,46 min; EM (ESlpos): m/z = 851 (M+H)+.
Se dispusieron 16,5 mg (0,05 mmol) de ácido 4-metilbencenosulfónico-beta-alaninato de bencilo (1:1) junto con 14,0 mg (0,11 mmol) de N,N-diisopropiletilamina en 1,5 ml de acetonitrilo. La mezcla de reacción se agitó durante 3 min a temperatura ambiente después se añadieron 30,8 mg (0,04 mmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[(benciloxi)carbonil]-L-cisteína disueltos en 1,5 ml de acetonitrilo, 23,4 mg (0,18 mmol) de N,N-diisopropiletilamina y 29,9 mg (0,05 mmol) de T3P (50 % en acetato de etilo). La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadió agua y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvo S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[(benciloxi)carbonil]-L-cisteinil-beta-alaninato de bencilo como compuesto.
CL-EM (procedimiento 1): Tr= 1,59 min; EM (ESlpos): m/z = 1012 (M+H)+.
Se disolvieron 43,8 mg (43,3 jm ol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[(benciloxi)carbonil]-L-cisteinil-beta-alaninato de bencilo en 8.0 ml de etanol, se añadieron 4,4 mg de paladio sobre carbón activo (10 %) y se hidrogenó a temperatura ambiente y presión normal durante la noche. La mezcla de reacción se filtró a través de un filtro de cartón y la torta del filtro se lavó con etanol. El disolvente se evaporó al vacío. El residuo se trató aún dos veces tal como se acaba de describir. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 14,5 mg (37 % d. t.) del compuesto S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteinil-beta-alanina— ácido trifluoroacético (1:1).
CL-EM (procedimiento 1): Tr = 1,08 min; EM (ESlpos): m/z = 788 (M+H)+.
Se dispusieron 14,5 mg (16,1 jmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteinil-beta-alanina-ácido trifluoroacético (1:1) junto con 9.1 mg (17,7 jm ol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 1,0 ml de DMF y se añadieron 4,9 mg (48,2 jm ol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y después se añadieron 3,4 mg (0,06 mmol) de ácido acético. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 4,9 mg (50 % d. t.) del compuesto S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteinil-beta-alanina—
ácido trifluoroacético (1:1).
CL-EM (procedimiento 1): Tr= 1,28 min; EM (ESlpos): m/z = 1186 (M+H)+.
Se disolvieron 14,1 mg (11,9 |jmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteinil-beta-alanina— ácido trifluoroacético (1:1) en 1,5 ml de trifluoroetanol y se añadieron 9,7 mg (71,3 jm ol) de dicloruro de cinc. La mezcla de reacción se agitó durante 3 h a 50 °C. Se añadieron de nuevo 9,7 mg (71,3 jm ol) de dicloruro de cinc y la mezcla de reacción se agitó durante 3 h a 50 °C. Se añadieron de nuevo 9,7 mg (71,3 jm ol) de dicloruro de cinc y la mezcla de reacción se agitó durante 4 h a 70 °C. A la mezcla de reacción se añadieron 20,8 mg (0,07 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se liofilizó. Se obtuvieron 6,2 mg (44 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,82 min; EM (ESlpos): m/z = 1042 (M+H)+.
Intermedio F217
S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]-L-cisteína— ácido trifluoroacético (1:1)

En atmósfera de argón se dispusieron 7,5 mg (0,05 mmol) de ácido (2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acético en 1,5 ml de DMF y se añadieron 7,5 mg (0,05 mmol) de HOBt, 15,5 mg (0,05 mmol) de TBTU y 6,2 mg (0,05 mmol) de N,N-diisopropiletilamina. La mezcla de reacción se agitó durante 10 min a temperatura ambiente. Se añadieron después 40.0 mg (0,05 mmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1) (intermedio C71) disueltos en 1,5 ml de DMF y se añadieron 18,7 mg (0,14 mmol) de N,N-diisopropiletilamina y la mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 11,2 mg (25 % d. t.) del compuesto S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]-L-cisteína.
CL-EM (procedimiento 1): Tr= 1,37 min; EM (ESlpos): m/z = 854 (M+H)+.
Se disolverion 10,9 mg (12,8 jm ol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]-L-cisteína en 2.0 ml de trifluoroetanol y se añadieron 10,4 mg (76,6 jm ol) de dicloruro de cinc. La mezcla de reacción se agitó durante 4 h a 50 °C. A la mezcla de reacción se añadieron 22,4 mg (0,08 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se liofilizó. Se obtuvieron 7,5 mg (65 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,92 min; EM (ESlpos): m/z = 710 (M+H)+.
Intermedio F218
N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-gamma-glutamil-S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-L-cisteína—
ácido trifluoroacético (1:1)

En atmósfera de argón se dispusieron 22,9 mg (0,06 mmol) de ácido (4S)-5-(benciloxi)-4-{[(benciloxi)carbonil]amino}-5-oxopentanoico en 2,0 ml de DMF y se añadieron 9,4 mg (0,05 mmol) de HOBt, 19,8 mg (0,06 mmol) de TbTu y 8,0 mg (0,06 mmol) de N,N-diisopropiletilamina. La mezcla de reacción se agitó durante 10 min a temperatura ambiente. Se añadieron después 51,2 mg (0,06 mmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína (intermedio C71) disueltos en 1,0 ml de DMF y 23,9 mg (0,19 mmol) de N,N-diisopropiletilamina y la mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 |j, caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 11,2 mg (25 % d. t.) del compuesto ácido (16R)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-16-{[(4S)-5-(benciloxi)-4-{[(benciloxi)carbonil]amino}-5-oxopentanoil]amino}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico.
CL-EM (procedimiento 1): Tr = 1,52 min; EM (ESlpos): m/z = 1070 (M+H)+.
En atmósfera de argón se dispusieron 3,9 mg (0,02 mmol) de acetato de paladio (II) en 1,0 ml de diclorometano y se añadieron 5,3 mg (0,05 mmol) de trietilamina y 254,3 mg (2,19 mmol) de trietilsilano. La mezcla de reacción se agitó durante 5 min a temperatura ambiente y se añadieron 18,6 mg (0,02 mmol) de ácido (16R)-11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-16-{[(4S)-5-(benciloxi)-4-{[(benciloxi)carbonil]amino}-5-oxopentanoil]amino}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico disueltos en 1,0 ml de diclorometano. El disolvente se evaporó al vacío sin calentamiento. El residuo se recogió en acetonitrilo, se filtró a través de un filtro de inyección y se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 11,0 mg (66 % d. t.) del compuesto L-gamma-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1).
CL-EM (procedimiento 1): Tr= 1,14 min; EM (ESlpos): m/z = 846 (M+H)+.
Se dispusieron 15,0 mg (15,6 jm ol) de L-gamma-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2.2- dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína— ácido trifluoroacético (1:1) junto con 8,8 mg (17,2 jm ol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 1,0 ml de DMF y se añadieron 4,7 mg (46,9 jmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y después se añadieron 3,3 mg (0,06 mmol) de ácido acético. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 14,2 mg (70 % d. t.) del compuesto N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-gamma-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína.
CL-EM (procedimiento 4) Tr = 1,24 min; EM (ESlpos): m/z = 1244 (M+H)+.
Se disolvieron 13,8 mg (11,1 jm ol) de N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-gamma-glutamil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2.2- dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína en 2,0 ml de trifluoroetanol y se añadieron 9,1 mg (66,5 jm ol) de dicloruro de cinc. La mezcla de reacción se agitó durante 4 h a 50 °C. A la mezcla de reacción se añadieron 19,4 mg (0,07 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 6,9 mg (50 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,89 min; EM (ESlpos): m/z = 1100 (M+H)+.
Intermedio F235
Ácido trifluoroacético— N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-N-{4-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}carbamoil]fenil}-L-alaninamida (1:1)

Se disolvieron 120,0 mg (0,22 mmol) de [3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato de 2-(trimetilsilil)etilo (véase la síntesis del intermedio C11) y 52,1 mg (0,28 mmol) de cloruro de 4-nitrobenzoílo en 8,0 ml de diclorometano y se añadieron 28,4 mg (0,28 mmol) de trietilamina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Se obtuvieron 97,7 mg (64 % d. t.) del compuesto {3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(4-nitrobenzoil)amino]propil}carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,54 min; EM (ESlpos): m/z = 705 (M+H)+.
Se disolvieron 97,0 mg (0,14 mmol) de {3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(4-nitrobenzoil)amino]propil}carbamato de 2-(trimetilsilil)etilo en 5,0 ml de etanol, se añadieron 9,7 mg de paladio sobre carbón activo (10 %) y se hidrógeno durante 5 h a presión normal. La mezcla de reacción se filtró a través de un filtro de papel y la torta del filtro se lavó con etanol. El disolvente se evaporó al vacío. El residuo se usó sin purificación adicional en la siguiente etapa de síntesis. Se obtuvieron 87,4 mg (88 % d. t.) del compuesto {3-[(4-aminobenzoil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr = 1,47 min; EM (ESlpos): m/z = 675 (M+H)+.
Se dispusieron 59,3 mg (0,09 mmol) de {3-[(4-aminobenzoil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]propil}carbamato de 2-(trimetilsilil)etilo y 25,5 mg (0,11 mmol) de N-[(benciloxi)carbonil]-L-alanina junto con 68,1 mg (0,53 mmol) de N,N-diisopropiletilamina en 5,0 ml de acetonitrilo. Se añadieron lentamente 72,7 mg (0,11 mmol) de T3P (50 % en acetato de etilo). La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 52,2 mg (68 % d. t.) del compuesto 2S)-1-{[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]amino}-1-oxopropan-2-il]carbamato de bencilo.
CL-EM (procedimiento 1): Tr= 1,48 min; EM (ESlpos): m/z = 880 (M+H)+.
Se disolvieron 23,9 mg (0,03 mmol) de [(2S)-1-{[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil] amino}-1-oxopropan-2-il]carbamato de bencilo en 3,0 ml de acetato de etilo, se añadieron 2,4 mg de paladio sobre carbón activo (10 %) y se hidrogenó durante 2 h a presión normal. La mezcla de reacción se filtró a través de un filtro de papel y la torta del filtro se lavó con acetato de etilo. El disolvente se evaporó al vacío. El residuo se usó sin purificación adicional en la siguiente etapa de síntesis. Se obtuvieron 20,1 mg (90 % d. t.) del compuesto [3-([4-(L-alanilamino)benzoil]{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato de 2-(trimetilsilil)etilo.
CL-EM (procedimiento 1): Tr= 1,13 min; EM (ESlpos): m/z = 746 (M+H)+.
Se dispusieron 20,0 mg (0,03 mmol) de [3-([4-(L-alanilamino)benzoil]{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato de 2-(trimetilsilil)etilo junto con 14,9 mg (0,04 mmol) de N-[(benciloxi)carbonil]-L-valinato de 2,5-dioxopirrolidin-1-ilo en 2,0 ml de DMF y se añadieron 5,4 mg (0,05 mmol) de 4-metilmorfolina. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 |j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvo el compuesto N-[(benciloxi)carbonil]-L-valil-N-[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]-L-alaninamida.
CL-EM (procedimiento 1): Tr= 1,49 min; EM (ESlpos): m/z = 979 (M+H)+.
Se disolvieron 17,0 mg (17,4 jm ol) de N-[(benciloxi)carbonil]-L-valil-N-[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]-L-alaninamida en 2,5 ml de acetato de etilo, se añadieron 1,7 mg de paladio sobre carbón activo (10 %) y se hidrogenó durante la noche a presión normal. La mezcla de reacción se filtró a través de un filtro de papel y la torta del filtro se lavó con acetato de etilo. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 15,3 mg (60 % d. t.) del compuesto L-valil-N-[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]-L-alaninamida.
CL-EM (procedimiento 1): Tr= 1,15 min; EM (ESlpos): m/z = 845 (M+H)+.
Se dispusieron 15,3 mg (0,01 mmol) de L-valil-N-[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]-L-alaninamida junto con 7,9 mg (0,02 mmol) de 3-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-N-{15-[(2,5-dioxopirrolidin-1-il)oxi]-15-oxo-3,6,9,12-tetraoxapentadec-1-il}propanamida en 2,4 ml de DMF y se añadieron 1,9 mg (0,02 mmol) de 4-metilmorfolina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y después se añadieron 1,4 mg (0,02 mmol) de ácido acético. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j, caudal: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 11,7 mg (70 % d. t.) del compuesto N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-N-[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]-L-alaninamida.
Se disolvieron 11,7 mg (0,01 mmol) de N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-gamma-glutamil-S-(11-{(1R)-1-[1-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-valil-N-[4-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({[2-(trimetilsilil)etoxi]carbonil}amino)propil]carbamoil)fenil]-L-alaninamida en 2,0 ml de trifluoroetanol y se añadieron 3,9 mg (0,03 mmol) de dicloruro de cinc. La mezcla de reacción se agitó durante la noche a 50 °C. A la mezcla de reacción se añadieron 8,3 mg (0,03 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético, se agitó durante 10 min y después se añadió agua (0,1 % de TFA). La purificación se realizó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10 j , caudal: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 5,4 mg (47 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,94 min; EM (ESlpos): m/z = 1100 (M+H)+.
Intermedio F236
Acido (2R)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-4-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}butanoico -ácido trifluoroacético (1:1)
La síntesis del compuesto del título se realizó análogamente al intermedio F192 a partir de ácido (2R)-4-{[(benciloxi)carbonil]amino}-2-[(terc-butoxicarbonil)amino]butanoico— N-ciclohexilciclohexanamina (1:1).
CL-EM (procedimiento 4): Tr= 1,1 min; EM (ESIpos): m/z = 751 (M+H)+.
Intermedio F238
Ácido trifluoroacético— N-{(2S)-1-amino-3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]propan-2-il}-N'-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]succinamida (1:1)

Se recogieron 18 mg (0,025 mmol) del intermedio C72 en 6 ml de DMF y se acoplaron con 7,5 mg (0,03 mmol) de ácido trifluoroacético— 1-(2-aminoetil)-1H-pirrol-2,5-diona (1:1) en presencia de 11,3 mg (0,03 mmol) de HATU y 22 |jL de N,W-diisopropiletilamina. Después de 1 h de agitación a temperatura ambiente se concentró la preparación y el residuo se purificó por HPLC preparativa. Las fracciones correspondientes se concentraron y el residuo se liofilizó a partir de acetonitrilo / agua 1:1. Se obtuvieron 15 mg (67 % d. t.) del intermedio.
CL-EM (procedimiento 4): Tr = 1,71 min; EM (Elpos): m/z = 873 [M+Na]+.
El compuesto del título se preparó a continuación a partir de este intermedio por desprotección con cloruro de cinc en 4 ml de trifluoroetanol tal como se describe en intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 8,5 mg (63 % d. t.) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,86 min; EM (ESIpos): m/z = 707 (M+Na)+.
Intermedio F241
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(2-{[N-(bromoacetil)glicil]amino}etil)butanamida (1:1)

El compuesto del título se preparó análogamente a partir del intermedio C66 por acoplamiento con 1-(2-Bromoacetoxi)pirrolidin-2,5-diona comercialmente disponible y desbloqueo posterior con cloruro de cinc.
CL-EM (procedimiento 1): Tr = 0,84 min; EM (Elpos): m/z = 733 y 735 [M+H]+.
Intermedio F242
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-(3-{[(2,5-dioxo-2,5-dihidro-1H-pirroM-il)acetil]amino}propil)butanamida (1:1)

La síntesis del compuesto del título se realizó análogamente al intermedio F104.
CL-EM (procedimiento 1): Tr = 0,84 min; EM (ESIpos): m/z = 707 (M+H)+.
Intermedio F243
Ácido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-[2-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etoxi)etil]butanamida (1:1)

La síntesis del compuesto del título se realizó análogamente al intermedio F242.
CL-EM (procedimiento 1): Tr = 0,81 min; EM (ESIpos): m/z = 737 (M+H)+.
Intermedio F244
N-{2-[(S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-L-cisteinil)amino]etil}-6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanamida

Se dispusieron 100 mg (aproximadamente 0,101 mmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-N-[3-(trimetilsilil)propanoil]-L-cisteína (intermedio C 73) en 8 8 ml de dimetilformamida y se añadieron 107 mg (aproximadamente 0,15 mmol) de N-(2-aminoetil)-6-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)hexanamida (intermedio L73), 46 mg (0,12 mmol) de HATU y 8 8 |jl (0,50 mmol). La mezcla de reacción se agitó durante 15 minutos a temperatura ambiente. A la mezcla se añadió agua/diclorometano y después la fase orgánica se lavó con agua y salmuera, se secó sobre sulfato de magnesio, se concentró en el evaporador rotativo y se secó a alto vacío. El residuo se usó posteriormente sin purificación adicional. Se obtuvieron 92 mg (59 %, pureza del 72 %) del compuesto del título.
CL-EM (procedimiento 1): Tr = 1,59 min; EM (ESlpos): m/z = 1096 (M+H)+.
A una solución de 91 mg (aproximadamente 0,06 mmol) de [(9R)-4-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-20-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-5,10,15-trioxo-9-{[3-(trimetilsiiil)propanoil]amino}-7-tia-4,11,14-triazaicos-1-il]carbamato de 2-(trimetilsilil)etilo en 1,45 ml de trifluoroetanol en atmósfera de argón se añadieron 40 mg (0,30 mmol) de cloruro de cinc. La mezcla de reacción se agitó durante 2 h a 50 oC. Después se añadieron 30 mg (0,22 mmol) de cloruro de cinc y la mezcla se agitó durante 1 h adicional a temperatura ambiente. A la mezcla se añadieron 52 mg (0,18 mmol) de EDTA y después de 10 minutos de agitación a temperatura ambiente se diluyó algo con agua/acetonitrilo y se purificó por medio de HPLC preparativa (eluyente: ACN/agua 0,1 % de TFA, gradiente). Se obtuvieron 17 mg (31 %) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0 , 8 0 min; EM (ESlpos): m/z = 808 (M+H)+.
Intermedio F245
Ácido trifluoroacético— N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butil}-N'-(2-{[(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)acetil]amino}etil)succinamida (1:1)

El compuesto del título se preparó por acoplamiento de 10 mg (0,0135 mmol) del intermedio C65 con 8 mg (0,027 mmol) del intermedio L1 en 8 ml de DMF en presencia de 15 mg (0,04 mmol) de HATU, así como 9 |jl de N,N-diisopropiletilamina y posterior desprotección con cloruro de cinc en trifluoroetanol como se describe en el intermedio F119. Después de la purificación por HPLC preparativa se obtuvieron 8,8 mg (58 % d. t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,84 min; EM (ESlpos): m/z = 778 (M+H)+.
Intermedio F247
Acido trifluoroacético -4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-H1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)amino]-2-bromo-4-oxobutanoato de metilo (1:1)

Se disolvieron 14 mg (0,018 mmol) del intermedio C66 en 14 ml de DCM y se añadieron 10,1 mg (0,037 mmol) de tetrafluoroborato de 2-bromo-1-etilpiridinio (BEP), así como un total de 250 j l piridina en porciones, manteniéndose el valor del pH entre 5 y 6. Después se ajustó con ácido acético un valor del pH de 4, la preparación se concentró y el residuo se purificó por HPLC preparativa. Después de combinar las fracciones correspondientes, liofilizar y secar, se obtuvieron 4 mg (21 % d.t.) del intermedio protegido, que a continuación se desprotegió con cloruro de cinc en la función amino. Después de purificación por HPLC y liofilización se obtuvieron 3 mg (72 % d.t.) del compuesto del título en forma de una espuma incolora.
CL-EM (procedimiento 1): Tr = 0,88 min; EM (ESlpos): m/z = 805 y 807(M+H)+.
Intermedio F248
Acido trifluoroacético— (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-{2-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etoxi]etil}butanamida (1:1)
El compuesto del título se preparó por acoplamiento de 10 mg (0,015 mmol) del intermedio C58 con 5 mg (0,017 mmol) del intermedio L12 en presencia de HATU y posterior desprotección con cloruro de cinc. Se obtuvieron 6,5 mg
(52 % d.t. en 2 etapas) del compuesto del título.
CL-EM (procedimiento 1): Tr = 0,91 min; EM (ESlpos): m/z = 680 (M+H)+.
Intermedio F254
Acido trifluoroacético— 3S)-4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil] amino}-2-oxoetil)amino]-3-bromo-4-oxobutanoato de metilo ((1:1)

El compuesto del título se preparó análogamente al intermedio 247 por acoplamiento de 15 mg (0,02 mmol) del intermedio C66 con 21 mg (0,099 mmol) de ácido (2S)-2-bromo-4-metoxi-4-oxobutanoico, que se sintetizó como se describe en (J.Org.Chem. 200, 65, 517-522) a partir de clorhidrato de ácido (2S)-2-amino-4-metoxi-4-oxobutanoico (1:1).
CL-Em (procedimiento 1): Tr = 0,89 min; EM (ESIpos): m/z = 805 y 807(M+H)+.
B: Preparación de conjugados de anticuerpo-principio activo (ADC)
B-1. Procedimiento general para la generación de anticuerpos anti-TWEAKR
Los anticuerpos anti-TWEAKR se generaron, por ejemplo, mediante el cribado de una biblioteca de presentación en fagos de TWEAKR recombinante humano de Se C ID N°: 138 y TWEAKR murino de SEC ID N°: 137. Los anticuerpos obtenidos de este modo se reformatearon en formato de IgG1 humana y se usaron para los ejemplos de realización descritos en el presente documento. Además, el experto conoce anticuerpos que se unen a TWEAKR, véase, por ejemplo, el documento WO2009/020933(A2) o el documento WO2009140177 (A2).
SEC ID N°:138 (polipéptido):
EQAPGTAPCSRGSSWSADLDKCMDCASCRARPHSDFCLGCAAAPPAPFRLLWPRSDKTHT
CPPCPAPELLGGPSVFLFPPKPKDTLMISRTPEVTCVWDVSHEDPEVKFNWYVDGVEVH
NAKTKPREEQYNSmVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPRE
PQVVTLPPSREEMTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFF
LYSKLTVDKSRWQQGNVFSCSVMHEALHNHYTQKSLSLSPGK
SEC ID N°:137 (polipéptido):
EQAPGTSPCSSGSSWSADLDKCMDCASCPARPHSDFCLGCAAAPPAHFRLLWPRSDKTHT
CPPCPAPELLGGPSVFLFPPKPKDTLMISRTPEVTCVWDVSHEDPEVKFNWYVDGVEVH
NAKTKPREEQYNSTYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPRE
PQVYTLPPSREEMTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFF
LYSKLTVDKSRWQQGNVFSCSVMHEALHNHYTQKSLSLSPGK
B-2. Procedimiento general para la expresión de anticuerpos anti-TWEAKR en células de mamífero
Los anticuerpos, por ejemplo TPP-2090 se produjeron en cultivos celulares de mamífero transitorios, tal como se describe por Tom y col., capítulo12 en Methods Express: Expression Systems, publicado por Micheal R. Dyson e Yves Durocher, Scion Publishing Ltd, 2007 (véase el ejemplo AK-1).
B-3. Procedimiento general de purificación de anticuerpos a partir de sobrenadantes celulares.
Los anticuerpos, por ejemplo TPP-2090 se obtuvieron de los sobrenadantes de cultivo celular. Los sobrenadantes se aclararon mediante centrifugación de células. A continuación, el sobrenadante celular se purificó mediante cromatografía por afinidad en una columna cromatográfica MabSelect Sure (GE Healthcare). Para ello se equilibró la columna en DPBS, pH 7,4, (Sigma/Aldrich) el sobrenadante celular se aplicó y la columna se lavó con aproximadamente 10 volúmenes de columna de DPBS, pH 7,4, cloruro de sodio 500 mM. Los anticuerpos se eluyeron en acetato de sodio 50 mM, pH 3,5, cloruro de sodio 500 mM y a continuación se purificaron adicionalmente mediante cromatografía de filtración en gel en una columna Superdex 200 (GE Helthcare) en DPBS, pH 7,4.
El anticuerpo comercialmente disponible Cetuximab (denominación comercial: Erbitux) se purificó mediante procedimientos cromatográficos estándar (Proteína A, SEC preparativa) a partir del producto comercial.
El anticuerpo comercialmente disponible Trastuzumab (denominación comercial: Herceptina) se purificó mediante procedimientos cromatográficos estándar (Proteína A, SEC preparativa) a partir del producto comercial.
A partir del producto comercial (Denominación comercial CIMAher) se purificó el anticuerpo Nimotuzumab mediante procedimientos cromatográficos estándar (Proteína A, SEC preparativa).
A partir del producto comercial (Denominación comercial Vectibix) se purificó el anticuerpo Panitumumab mediante procedimientos cromatográficos estándar (Proteína A, SEC preparativa).
B-4. Procedimiento general de acoplamiento a cadenas laterales de cistéina
En las reacciones de acoplamiento se usaron los anticuerpos siguientes:
Cetuximab (Anti EGFR AK)
Anti-TWEAKR AK 1 (TPP-2090)
Trastuzumab (Anti-Her2 AK)
Nimotuzumab (Anti-EGFR AK)
Panitumumab (Anti-EGFR AK)
A una solución del anticuerpos correspondiente en tampón PBS en el intervalo de concentración entre 1 mg/ml y 20 mg/ml, preferentemente en el intervalo de aproximadamente 10 mg/ml a 15 mg/ml, se añadieron entre 2 y 5 equivalentes de clorhidrato de tris(2-carboxietil)fosfina (TCEP), disuelto en tampón PBS, y se agitó durante 1 h a TA (temperatura ambiente). Para ello la solución del anticuerpo usado en cada caso puede usarse en las concentraciones indicadas en los ejemplos de realización o, dado el caso, también se puede diluir con tampón PBS hasta aproximadamente la mitad de la concentración inicial indicada, para hacer que se encuentre en el intervalo de concentraciones preferente. A continuación se añadieron, según la carga pretendida, entre 2 y 12 equivalentes, preferentemente aproximadamente 5-10 equivalentes del compuesto precursor de maleinimida que se va a acoplar o compuesto precursor de halogenuro como solución en DMSO. A este respecto, la cantidad de DMSO no debería superar el 10 % del volumen total. La preparación se agitó en el caso de precursores de maleinimida durante 60-240 min a TA y en el caso de precursores de halogenuro entre 8 y 24 h a TA y a continuación se añadió a columnas PD 10
equilibradas con PBS (Sephadex® G-25, GE Healthcare) y se eluyó con tampón PBS. Habitualmente se usaron, si no se indica lo contrario, 5 mg del anticuerpo correspondiente en tampón PBS para la reducción y el acoplamiento posterior. Después de la purificación a través de la columna PD10 se obtuvieron en cada caso, de este modo, soluciones de los ADC correspondientes en 3,5 ml de tampón PBS. A continuación, se llevó a cabo una concentración mediante ultracentrifugación y la muestra se diluyó, dado el caso, de nuevo con tampón PBS. En caso de que fuera necesaria una mejor separación de los componentes de bajo peso molecular, la concentración se repite mediante ultracentrifugación después de la reconstitución con tampón PBS. Los ensayos biológicos se ajustaron según la necesidad en las muestras de ADC finales dado el caso mediante la reconstitución de concentraciones en el intervalo de 0,5-15 mg/ml. Para las soluciones de ADC se determinó la concentración de proteínas indicada en cada caso en los ejemplos de realización. Además, se determinó la carga del anticuerpo (relación fármaco/mAb) mediante los procedimientos descritos en el punto B-7.
Si no se indica lo contrario se prepararon los inmunoconjugados representados en los ejemplos según este procedimiento. Los ADC representados en los ejemplos pueden estar presentes en función del enlazador dado el caso también en mayor o menor grado en forma de amidas de ácido succínico de cadena abierta hidrolizadas enlazadas a los anticuerpos.
Particularmente, los KSP-I-ADC, que están enlazados mediante la subestructura enlazadora

a grupos tiol del anticuerpo, pueden también prepararse, dado el caso, mediante ajuste del tampón inmediatamente después del acoplamiento y una agitación de aproximadamente 20 horas a pH 8 según el esquema 26, específicamente los ADC enlazados mediante amidas de ácido succínico de cadena abierta.
#1 representa el puente de azufre al anticuerpo y #2 el sitio de unión para el inhibidor KSP modificado
Dichos ADC, en los que el enlazador está presente de forma unida al anticuerpo mediante amidas de ácido succínico de cadena abierta hidrolizadas, pueden representarse dado el caso también específicamente según instrucciones ejemplares tal como sigue:
a 60 mg del anticuerpo en cuestión en 5 ml de tampón PBS (~ 12 mg/ml) se añaden en atmósfera de argón una solución de 0,344 mg de TCEP en 100 |jl de tampón PBS. La preparación se agitó durante 30 min a TA y a continuación se añadieron 0,003 mmol de un compuesto precursor de maleinimida disuelto en 600 jl de DMSO. Después de 1,5 h-2 h adicionales de agitación a TA se diluyó la preparación con 1075 jl de tampón PBS, que previamente se había ajustado a pH 8 .
Esta solución se añadió después a columnas PD 10 equilibradas a pH 8 con tampón PBS (Sephadex® G-25, GE Healthcare) y se eluyó con tampón PBS, pH 8 . El eluato se diluyó con tampón PBS, pH 8 ; a un volumen total de 14 ml. Esta solución se agitó durante la noche a TA en atmósfera de argón. Después, dado el caso, se realizó de nuevo el ajuste del tampón a pH 7,2. La solución de ADC se concentró mediante ultracentrifugación, se reconstituyó con tampón PBS (pH 7,2) y después, dado el caso, se concentró de nuevo hasta una concentración de aproximadamente 1 0 mg/ml.
Otros puentes de tianilsuccinimida potencialmente sensibles a la hidrólisis para el anticuerpo en los ejemplos de realización contienen las subestructuras enlazadoras siguientes, representando # 1 la unión a tioéter para el anticuerpo y #2 el sitio de unión para el inhibidor KSP modificado:

Estas subestructuras enlazadoras representan la unidad de unión para el anticuerpo y tienen (además de otra composición de enlazadores) una influencia significativa sobre la estructura y el perfil de los metabolitos formados en células tumorales.
En las fórmulas de estructura representadas, AK-ia, AK-ib, AK-ie, AK-h, AK-ih, AK-ik, tienen, a este respecto, el significado AK-ia = Cetuximab (parcialmente reducido)- S§1
AK ib = anticuerpo anti-TWEAKR 1 (parcialmente reducido)- S§1
AK-ie = Trastuzumab (parcialmente reducido)-S§1
AK11 = Nimotuzumab (parcialmente reducido)- S§1
AK ih = Panitumumab (parcialmente reducido)- S§1
en los que
§1 significa la unión con el grupo succinimida o con amidas de ácido succínico de cadena abierta hidrolizadas isoméricas que, dado el caso, se producen a partir del mismo, o del resto alquilo
y
S representa el átomo de azufre de un resto de cisteína del anticuerpo parcialmente reducido.
B-5. Procedimiento general de acoplamiento a cadenas laterales de lisina
En las reacciones de acoplamiento se usaron los anticuerpos siguientes:
Cetuximab (anticuerpo anti EGFR)
Anticuerpo anti-TWEAKR AK 1 (TPP-2090)
Trastuzumab (anticuerpo anti-Her2)
Nimotuzumab (anticuerpo anti-EGFR)
Panitumumab (anticuerpo anti-EGFR)
A una solución del anticuerpo correspondiente en tampón PBS en el intervalo de concentración de entre 1 mg/ml y 20 mg/ml, preferentemente aproximadamente 10 mg/ml, se añadieron, según la carga pretendida en cada caso, entre 2
y 8 equivalentes del compuesto precursor que se va a acoplar como solución en DMSO. Después de una agitación de 30 min a 6 h a TA se añadió otra vez la misma cantidad de compuesto precursor en DMSO. A este respecto, la cantidad de DMSO no debería superar el 10 % del volumen total. Después de otra agitación de 30 min a 6 h a TA se añadió la preparación a columnas PD 10 equilibradas con PBS (Sephadex® G-25, GE Healthcare) y se eluyó con tampón PBS. Habitualmente se usaron, si no se indica lo contrario, 5 mg del anticuerpo correspondiente en tampón PBS para la reducción y el acoplamiento posterior. Después de la purificación a través de la columna PD10 se obtuvieron en cada caso, de este modo, soluciones de los ADC correspondientes en 3,5 ml de tampón de PBS. A continuación, se llevó a cabo una concentración mediante ultracentrifugación y la muestra se diluyó, dado el caso, de nuevo con tampón PBS. En caso de que fuera necesaria una mejor separación de los componentes de bajo peso molecular, la concentración se repite mediante ultracentrifugación después de la reconstitución con tampón p Bs . Los ensayos biológicos se ajustaron según la necesidad en las muestras de ADC finales dado el caso mediante la reconstitución de concentraciones en el intervalo de 0,5-15 mg/ml.
Para las soluciones de ADC se determinó la concentración de proteínas indicada en cada caso en los ejemplos de realización. Además, se determinó la carga del anticuerpo (relación fármaco/mAb) mediante los procedimiento descritos en el punto B-7.
En las fórmulas de estructura representadas, AK2A, AK2B, AK2G, AK2E, AK2I,, AK2H, AK2K, tienen, a este respecto, el significado
AK2a = Cetuximab (anticuerpo anti-EGFR)-NH§2
AK2B = anticuerpo anti-TWEAKR 1- NH§2
AK2E = Trastuzumab- NH§2
AK2I = Nimotuzumab-NH§2
AK2H = Panitumumab-NH§2
en los que
§2 significa la unión con el grupo carbonilo,
y
NH representa el grupo amino de cadenas laterales de un resto de lisina del anticuerpo.
B-6a. Procedimiento general para la preparación de aductos de succinimida-cisteína cerrados:
En una realización de ejemplo se recogieron 10 jm ol del compuesto precursor de maleinimida descrito anteriormente en 3-5 ml de DMF y se añadieron 2,1 mg (20 |jmol) de L-cisteína. La mezcla de reacción se agitó entre 2 h y 24 h a TA, a continuación se concentró al vacío y después se purificó mediante HPLC preparativa.
B-6aa. Procedimiento general para la preparación de aductos de amida de ácido succínico-cisteína abiertos isoméricos:
En una realización de ejemplo se recogieron 68 jm ol del compuesto precursor de malienimida descrito anteriormente en 15 ml de DMF y se añadieron 36 mg (136 jm ol) de N-{[2-(trimetilsilil)etoxi]carbonil}-L-cisteína. La mezcla de reacción se agitó ~20 h a TA, a continuación se concentró al vacío y después se purificó mediante HPLC preparativa. Después de combinar las fracciones correspondientes y de evaporar el disolvente al vacío se disolvió el residuo en 15 ml de THF/agua 1:1. Se añadieron 131 j l de una solución acuosa 2M de hidróxido de litio y la preparación se agitó durante 1 h a TA. A continuación la preparación se ajustó a pH neutro con ácido clorhídrico 1 M, el disolvente se evaporó al vacío y el residuo se purificó mediante HPLC preparativa. Se obtuvo ~50 % del valor teórico del intermedio protegido regioisomérico como una espuma incolora.
En la última etapa se disolvieron 0,023 mmol de estos productos de hidrólisis regioisoméricos en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 12,5 mg (0,092 mmol) de cloruro de cinc y la preparación se agitó durante 4 h a 50 °C. A continuación se añadieron 27 mg (0,092 mmol) de ácido etilendiamino-N,N,N',N'-tetraacético y el disolvente se evaporó la vacío. El residuo se purificó por medio de HPLC preparativa. Después de reunir las fracciones correspondientes y de liofilizar el residuo a partir de acetonitrilo/agua, se obtuvieron las amidas de ácido sulfanilsuccínico hidrolizadas abiertas como mezcla de regioisómeros.
B-6b. Procedimiento general de preparación de aductos de lisina:
En una realización de ejemplo se recogieron 10 jm ol del compuesto precursor de éster activo descrito anteriormente en 3-5 ml de DMF y se añadió, en presencia de 30 jm ol de W,W-diisopropiletilamina, L-lisina protegida en D-amino. La mezcla de reacción se agitó entre 2 h y 24 h a TA, a continuación se concentró al vacío y después se purificó mediante HPLC preparativa. A continuación se eliminó el grupo de protección según procedimientos conocidos.
Purificación adicional y caracterización de los conjugados según la invención
Después de realizar la reacción se concentró en algunos casos la mezcla de reacción, por ejemplo mediante ultrafiltración, y a continuación se desalinizó y purificó mediante cromatografía, por ejemplo mediante una Sephadex® G-25. La elución se realizó, por ejemplo, con solución salina tamponada con fosfato (PBS). A continuación la solución se filtró de forma estéril y se congeló. Como alternativa, el conjugado puede liofilizarse.
B-7. Determinación del anticuerpo, la carga de toxóforo y la proporción de aducto de cisteína abierto Para la identificación de proteínas se llevó a cabo además de la determinación de peso molecular después de desglucosilación y/ desnaturalización una digestión tríptica, que después de la desnaturalización, reducción y derivatización constata la identidad de la proteína en función de los péptidos trípticos comprobados.
De las soluciones obtenidas de los conjugados descritos en los ejemplos de realización en tampón PBS se determinó la carga de toxóforo como sigue:
La determinación de la carga de toxóforo de ADC unidos a lisina se realizó según determinación por espectrometría de masas de los pesos moleculares de las especies individuales de conjugado. A este respecto se desglucosilaron previamente los conjugados de anticuerpo mediante PNGasaF, la muestra se acidificó y se analizó mediante separación por HPLC/desalinización por espectrometría de masas medainte ESI-MicroTofQ (Bruker Daltonik). Todos los espectros se adicionaron a través de la señal en TIC (cromatograma iónico total) y el peso molecular de las distintas especies de conjugado se calcularon a base de MaxEnt Deconvolution. Después de la integración de señal de las distintas especies se calcularon después la DAR (= relación fármaco/anticuerpo).
La determinación de la carga de toxóforo de conjugados enlazados a cisteína se determinó mediante cromatografía de fase inversa de los ADC reducidos y desnaturalizados. Para la solución de ADC (1 mg/ml, 50 |jl) se añadió clorhidrato de guanidina (GuHCl) (28,6 mg) y una solución de DL-ditiotreitol (DTT) (500 mM, 3 jl). La mezcla se incubó durante una hora a 55 °C y se analizó mediante HPLC.
El análisis por HPLC se llevó a cabo en un sistema de HPLC Agilent 1260 con detección a 220 nm. Se usó una columna de fase inversa polimérica de Polymer Laboratories PLRP-S (Número de catálogo PL1912-3802) (2,1 x 150 mm, 8 jm de tamaño de partícula, 1 0 0 0 A) con un caudal de 1 ml/min con el gradiente siguiente: 0 min, 25 % de B; 3 min, 25 % de B; 28 min, 50 % de B. Fase móvil A constituida por el 0,05 % de ácido trifluoroacético (TFA) en agua, fase móvil B por el 0,05 % de ácido trifluoroacético en acetonitrilo.
Los picos detectados se asociaron mediante comparación del tiempo de retención con la cadena ligera (L0) y la cadena pesada (H0) del anticuerpo no conjugado. Los picos, que se detectaron exclusivamente en las muestras conjugadas, asociaron la cadena ligera con un toxóforo (L1) y las cadenas pesadas con uno, dos o tres toxóforos (H1, H2, H3). La carga promedio del anticuerpo con toxóforos calculó a partir de superficies de picos determinadas por integración como la suma doble de los resultados de la integración pesados del número de toxóforos de todos los picos dividida por la suma de los resultados de integración pesados de forma sencilla de todos los picos. En casos ocasionales puede suceder que sea posible que la carga de toxóforos debido a coeluciones de algunos picos no sea exacta. En los casos en los que no fue posible ninguna separación por HPLC suficiente de la cadena ligera y la pesada, se realiza la determinación de la carga de toxóforo de conjugados unidos a cisteína mediante determinación por espectroscopía de masas de los pesos moleculares de las especies de conjugados individuales en la cadena ligera y pesada.
Para la solución de ADC (1 mg/ml, 50 jl) se añadió clorhidrato de guanidina (GuHCl) (28,6 mg) y una solución de DL-ditiotreitol (DTT) (500 mM, 3 jl). La mezcla e incubó durante una hora a 55 °C y se analizó por espectroscopía de masas después de una desalización en línea medainte ESI-MicroTofQ (Bruker Daltonik).
Para la determinación de las DAR, todos los espectros se adicionaron a través de la señal en TIC (cromatograma iónico total) y el peso molecular de las distintas especies de conjugado en la cadena ligera y la pesada se calcularon a base de MaxEnt Deconvolution. La carga promedio del anticuerpo con toxóforos se calculó a partir de superficies de pesos moleculares determinadas por integración como la suma doble de los resultados de la integración pesados del número de toxóforos de todos los picos dividida por la suma de los resultados de integración pesados de forma sencilla de todos los picos.
Para la determinación del número de aductos de cisteína abiertos se determinó la proporción de superficies de pesos moleculares de aducto de cisteína cerrado y abierto (variación del peso molecular, 18 Daltons) de todas las variantes de cadena ligera y pesada conjugadas de forma sencilla. El valor medio mediante todas las variantes proporcionó la proporción del aducto de cisteína abierto.
B-8 . Examen de unión el antígeno del ADC
La capacidad de unión del enlazador a la molécula diana se examinó después de realizar el acoplamiento. Para ello, el experto conoce varios procedimientos, por ejemplo la afinidada del conjugado puede examinarse mediante tecnología de ELISA o análisis de resonancia de plasmón superficial (mediciones BIAcore™). La concentración del conjugado puede medirse con procedimientos habituales para el experto, por ejemplo para conjugados de anticuerpo mediante determinación de proteínas. (véase también Doronina y col.; Nature Biotechnol. 2003; 21:778-784 y Polson y col., Blood 2007; 1102:616-623).
Ejemplos de realización ADCs
Ejemplo 82A

Se usaron aquí para el acoplamiento con el intermedio F825,0 mg de Cetuximab en PBS (c = 5,90 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,59 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 82B
Se usaron aquí para el acoplamiento con el intermedio F825,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 10,10 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,59 mg/ml
Relación fármaco/mAb: 1,8
Ejemplo 82E
Se usaron aquí para el acoplamiento con el intermedio F825,0 mg de anticuerpo Trastuzumab en PBS (c = 11,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,15 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 83A

Se usaron aquí para el acoplamiento con el intermedio F835,0 mg de Cetuximab en PBS (c = 5,90 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,77 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 83B
Se usaron aquí para el acoplamiento con el intermedio F835,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,29 mg/ml
Relación fármaco/mAb: 1,3
Ejemplo 83E
Se usaron aquí para el acoplamiento con el intermedio F835,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 83H
Se usaron aquí para el acoplamiento con el intermedio F835,0 mg de Panitumumab en PBS (c = 10 mg/ml). El tiempo de reducción con TCEP se elevó hasta 4 h y el tiempo de agitación en el acoplamiento de ADC se elevó hasta 20 h. Luego se concentró la preparación después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,57 mg/ml
Relación fármaco/mAb: 0,9
Ejemplo 84A

Se usaron aquí para el acoplamiento con el intermedio F845 mg de Cetuximab en PBS (c = 11,02 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 84B
Se usaron aquí para el acoplamiento con el intermedio F845 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,77 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 85A

Se usaron aquí para el acoplamiento con el intermedio F855 mg de Cetuximab en PBS (c = 11,02 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,13 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 85B
Se usaron aquí para el acoplamiento con el intermedio F855 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,63 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 86A

Se usaron aquí para el acoplamiento con el intermedio F8 6 5 mg de Cetuximab en PBS (c = 11,59 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,96 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 86B
Se usaron aquí para el acoplamiento con el intermedio F8 6 5 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,55 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 87A

Se usaron aquí para el acoplamiento con el intermedio F875 mg de Cetuximab en PBS (c = 8,95 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta
hidrolizado con el anticuerpo.
Concentración de la proteína: 2,08 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 87B
Se usaron aquí para el acoplamiento con el intermedio F875 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 88A

Se usaron aquí para el acoplamiento con el intermedio F8 8 5 mg de Cetuximab en PBS (c = 11,02 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,03 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 88B
Se usaron aquí para el acoplamiento con el intermedio F8 8 5 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,9 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 89A

Se usaron aquí para el acoplamiento con el intermedio F895 mg de Cetuximab en PBS (c = 11,02 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,2 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 89B
Se usaron aquí para el acoplamiento con el intermedio F895 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,03 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 90A

Se usaron aquí para el acoplamiento con el intermedio F905 mg de Cetuximab en PBS (c = 13,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 2,19 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 90B
Se usaron aquí para el acoplamiento con el intermedio F905 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,97 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 91A

Se usaron aquí para el acoplamiento con el intermedio F91 80 mg de Cetuximab en PBS (c = 5,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 12,75 mg/ml
Relación fármaco/mAb: 3,7
Ejemplo 91B
Se usaron aquí para el acoplamiento con el intermedio F91 5 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 5,71 mg/ml
Relación fármaco/mAb: 4,0
Ejemplo 92
Ácido S-(1-{2-[(N-{(2S)-2-amino-4-[{(1R)-1-[4-benciM-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)amino]etil}-2,5-dioxopirrolidin-3-il)-L-cisteína-ácido trifluoroacético (1:1)

3 mg (4 jm ol) del intermedio F86 se extrajeron en 3 ml de DCM/agua 10:1 y se mezclaron con 1,3 mg (11 jm ol) de L-cisteína. La mezcla de reacción se agitó durante 10 min a temperatura ambiente, luego se concentró al vacío y luego se purificó por medio de HPLC preparativa.
LC-MS (método 1): Rt = 0,77 min; MS (Elpos): m/z = 829 [M+H]+.
Ejemplo 96
N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2-hidroxiacetamida

101 mg (0,16 mmol) de acetato de 2-({(1R)-1-[4-benciM-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}[3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propil]amino)-2-oxoetilo se dispusieron en 2 ml de etanol absoluto y se mezclaron con 244 mg (3,14 mmol, 225 |jl) de una solución al 40% de metilamina en agua. Se agitó durante 1 h a 50 °C y luego se volvió a añadir 244 mg (3,14 mmol, 225 j l ) de una solución al 40% de metilamina en agua y después de un total
de 3,5 h se purificó directamente por medio de HPLC preparativa (eluyente: ACN/agua 1,0% NEt3, gradiente). Se obtuvieron 52 mg (70% d. t.) del compuesto del título.
LC-MS (método 3): Rt = 2,56 min; MS (EIpos): m/z = 471 [M+H]+.
Ejemplo 98
N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida

150,0 mg (0,42 mmol) de (1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropan-1-amina (Intermedio C52) se dispusieron en 2,0 ml de diclorometano y se mezclaron con 29,2 mg (0,49 mmol) de HOAc y 125,6 mg (0,59 mmol) de triacetoxiborhidruro de sodio y se agitó durante 5 min a temperatura ambiente. Se añadieron 98,9 mg (0,49 mmol) de 3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propanal. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con acetato de etilo y la fase orgánica se lavó dos veces con solución saturada de carbonato de sodio y una vez con solución saturada de NaCl. Después de secar sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se purificó por gel de sílice (eluyente: diclorometano/metanol 100:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 188,6 mg (74 %) del compuesto 2-[3-({(1R)-H1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]-1H-isoindol-1,3(2H)-diona.
LC-MS (método 1): Rt = 1,00 min; MS (ESIpos): m/z = 541 [M+H]+.
171.2 mg (0,32 mmol) de 2-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]-1H-isoindol-1,3(2H)-diona se dispusieron en 5,0 ml de diclorometano y se mezclaron con 73,6 mg (0,73 mmol) de trietilamina. A 0 °C se añadieron 94,9 mg (0,70 mmol) de cloruro de ácido acetoxiacético y la mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con acetato de etilo y la fase orgánica se lavó dos veces con solución saturada de hidrógeno-carbonato de sodio y una vez con solución saturada de NaCl. Después de secar sobre sulfato de magnesio, el disolvente se evaporó al vacío y el residuo se purificó por medio de Biotage isolera (gel de sílice, columna 10 g SNAP, flujo 12 ml/min, acetato de etilo / ciclohexano 1:3). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 159,0 mg (77 %) del compuesto 2-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propil]amino)-2-oxoetilacetato.
LC-MS (método 1): Rt = 1,35 min; MS (ESIpos): m/z = 642 [M+H]+.
147.2 mg (0,23 mmol) de 2-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-(1,3-dioxo-1,3-dihidro-2H-isoindol-2-il)propil]amino)-2-oxoetilacetato se dispusieron en 4,0 ml de etanol y se mezclaron con 356,2 mg (4,59 mmol) de metanamina (40 % en agua). La mezcla de reacción se agitó durante la noche a 50 °C. El disolvente se evaporó al vacío y el residuo se codestiló tres veces con tolueno. El residuo se purificó por gel de sílice (eluyente: diclorometano/metanol 10:1). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 67,4 mg (63 %) del compuesto del título.
LC-MS (método 1): Rt = 0,91 min; MS (ESIpos): m/z = 470 [M+H]+.
Ejemplo 99
(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-metilbutanamida de ácido trifluoroacético (1:1)

Primero se alquiló reductivamente el intermedio C52 con (2S)-2-{[(benciloxi)carbonil]amino}-4-oxobutanoato de bencilo análogamente al intermedio C2. Luego se aciló el grupo amino secundario con 2-cloro-2-oxoetilacetato tal como se describió en el intermedio C27.
190 mg (0,244 mmol) de este intermedio se extrajeron en 7,5 ml de etanol y se mezclaron con 0,35 ml de una solución al 40% de metanamina en agua. La preparación se agitó durante 3 h a 50 °C y luego se añadió nuevamente la misma cantidad de metanamina. Después de otras 5 horas de agitación a 50 °C se concentró la preparación y el residuo se purificó por HPLC preparativa. Se obtuvieron 78 mg (48% d.t.) de este intermedio.
LC-MS (método 1): Rt = 1,32 min; MS (EIpos): m/z = 661 [M+H]+.
78 mg (0,118 mmol) de este intermedio se disolvieron en 8 ml de etanol y después de la adición de 15 mg de paladio sobre carbón activado al 10% durante 3 h a temperatura ambiente se hidrogenó a presión normal de hidrógeno. El catalizador luego se filtró y el disolvente se eliminó al vacío y el producto se purificó por HPLC preparativa. Después de liofilizar en acetonitrilo / agua, se obtuvieron 33 mg (44% d.t.) del compuesto del título.
LC-MS (método 1): Rt = 0,88 min; MS (ESIpos): m/z = 527 (M+H)+.
1H-RMN (500 MHz, DMSO-da): 8 = 8,1 (m, 1H), 8,0 (m, 3H), 7,9 (m, 1H), 7,65 (m, 1H), 7,5 (s, 1H), 7,15-7,35 (m, 5H) 7,0 (m, 1H), 6,85 (m, 1H), 5,6 (s, 1H), 4,9 y 5,2 (2d, 2H), 4,02 y 4,22 (2d, 2H), 3,2-3,5 (m, 6H), 0,7 y 1,46 (2m, 2H), 0,8 (s, 9H).
Ejemplo 102
N-(3-aminopropil)-N-{(1S)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida

La síntesis se produjo análogamente a la síntesis del compuesto del Ejemplo 98 usando los correspondientes intermedios de S-isómero.
LC-MS (método 1): Rt = 0,92 min; MS (ESIpos): m/z = 470 [M+H]+.
Ejemplo 104A
Se usaron aquí para el acoplamiento con el intermedio F104 5 mg de Cetuximab en PBS (c = 15,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,95 mg/ml
Relación fármaco/mAb: 3,7
Ejemplo 104B
Se usaron aquí para el acoplamiento con el intermedio F10435 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 10,93 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 104E
Se usaron aquí para el acoplamiento con el intermedio F1045,0 mg de anticuerpo Trastuzumab en PBS (c = 8,23 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,11 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 104I
Se usaron aquí para el acoplamiento con el intermedio F1045,0 mg de Nimotuzumab en PBS (c = 13,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,89 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 104H
Se usaron aquí para el acoplamiento con el intermedio F1045,0 mg de Panitumumab en PBS (c = 12 mg/ml). El tiempo de reducción con TCEP se elevó hasta 4 h y el tiempo de agitación en el acoplamiento de ADC se elevó hasta 20 h. Luego se concentró la preparación después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,79 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 106A

Se usaron aquí para el acoplamiento con el intermedio F106 5 mg de Cetuximab en PBS (c = 15,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 106B
Se usaron aquí para el acoplamiento con el intermedio F1065 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,76 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 106E
Se usaron aquí para el acoplamiento con el intermedio F106 5 mg de Trastuzumab en PBS (c = 8,23 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,5 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 107A

Se usaron aquí para el acoplamiento con el intermedio F107 5 mg de Cetuximab en PBS (c = 12,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,16 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 107B
Se usaron aquí para el acoplamiento con el intermedio F1075 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,9 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 107E
Se usaron aquí para el acoplamiento con el intermedio F107 5 mg de Trastuzumab en PBS (c = 8,23 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,48 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 109A

Se usaron aquí para el acoplamiento con el intermedio F1095 mg de Cetuximab en PBS (c = 12,33 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 2,1 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 109B
Se usaron aquí para el acoplamiento con el intermedio F1095 mg de anti-TWEAKR AK-1 en PBS (c = 34,4 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,63 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 112A
Se usaron aquí para el acoplamiento con el intermedio F1125 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,2 mg/ml
Relación fármaco/mAb: 3
Ejemplo 112B
Se usaron aquí para el acoplamiento con el intermedio F1125 mg de anti-TWEAKR AK-1 en PBS (c = 34,4 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,39 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 113A

Se usaron aquí para el acoplamiento con el intermedio F1135 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,95 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 113B
Se usaron aquí para el acoplamiento con el intermedio F1135 mg de anti-TWEAKR AK-1 en PBS (c = 34,4 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,8 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 115A

Se usaron aquí para el acoplamiento con el intermedio F115 5 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,18 mg/ml
Relación fármaco/mAb: 3,7
Ejemplo 115B
Se usaron aquí para el acoplamiento con el intermedio F1155 mg de anti-TWEAKR AK-1 en PBS (c = 34,4 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,0 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 116A

Se usaron aquí para el acoplamiento con el intermedio F116 5 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta
hidrolizado con el anticuerpo.
Concentración de la proteína: 2,03 mg/ml
Relación fármaco/mAb: 4,4
Ejemplo 116B
Se usaron aquí para el acoplamiento con el intermedio F1165 mg de anti-TWEAKR AK-1 en PBS (c = 34,4 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,96 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 117A

Se usaron aquí para el acoplamiento con el intermedio F1175 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,02 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 117B
Se usaron aquí para el acoplamiento con el intermedio F1175 mg de anti-TWEAKR AK-1 en PBS (c = 34,4 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,77 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 118A
Se usaron aquí para el acoplamiento con el intermedio F1185 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,38 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 118B
Se usaron aquí para el acoplamiento con el intermedio F1185 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,14 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 118E
Se usaron aquí para el acoplamiento con el intermedio F118 5 mg de Trastuzumab en PBS (c = 8,23 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,27 mg/ml
Relación fármaco/mAb: 3
Ejemplo 119A

Se usaron aquí para el acoplamiento con el intermedio F1195 mg de Cetuximab en PBS (c = 26,8 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 2,14 mg/ml
Relación fármaco/mAb: 3,9
Ejemplo 119B
Se usaron aquí para el acoplamiento con el intermedio F1195 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 0,91 mg/ml
Relación fármaco/mAb: 4,1
Ejemplo 119E
Se usaron aquí para el acoplamiento con el intermedio F1195 mg de Trastuzumab en PBS (c = 13,5 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,69 mg/ml
Relación fármaco/mAb: 4,4
Ejemplo 121A

Se usaron aquí para el acoplamiento con el intermedio F121 5 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,1 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 121B
Se usaron aquí para el acoplamiento con el intermedio F1215 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,88 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 122A

Se usaron aquí para el acoplamiento con el intermedio F122 5 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,78 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 122B
Se usaron aquí para el acoplamiento con el intermedio F1225 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,64 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 124A
Se usaron aquí para el acoplamiento con el intermedio F124 5 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 124B
Se usaron aquí para el acoplamiento con el intermedio F1245 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 125A
Se usaron aquí para el acoplamiento con el intermedio F125 5 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,14 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 125B
Se usaron aquí para el acoplamiento con el intermedio F1255 mg de anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,83 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 126A

Se usaron aquí para el acoplamiento con el intermedio F1265 mg de Cetuximab en PBS (c = 26,84 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,89 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 126B
Se usaron aquí para el acoplamiento con el intermedio F1265 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,62 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 126E
Se usaron aquí para el acoplamiento con el intermedio F126 5 mg de Trastuzumab en PBS (c = 8,23 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 1,9
Ejemplo 127A

Se usaron aquí para el acoplamiento con el intermedio F127 5 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,54 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 127B
Se usaron aquí para el acoplamiento con el intermedio F1275 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,62 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 127E
Se usaron aquí para el acoplamiento con el intermedio F1275,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,07 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 129A

Se usaron aquí para el acoplamiento con el intermedio F129 5 mg de Cetuximab en PBS (c = 26,84 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,28 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 129B
Se usaron aquí para el acoplamiento con el intermedio F1295 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 2,06 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 129E
Se usaron aquí para el acoplamiento con el intermedio F129 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,0 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 131
Ácido S-[1-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[4-benciM-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-2,5-dioxopirrolidin-3-il]-L-cisteína-ácido trifluoroacético (1:1)

5 mg (6 |jmol) del intermedio F87 se extrajeron en 1 ml de DMF y se mezclaron con 7,5 mg (62 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 20 h a temperatura ambiente, luego se concentró al vacío y luego se purificó por medio de HPLC preparativa.
LC-MS (método 1): Rt = 0,81 min; MS (Elpos): m/z = 815 [M+H]+.
Ejemplo 132
Ácido trifluoroacético-N-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil-L-alanil-N-[4-(3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)fenil]-N5-carbamoil-L-ornitinamida (1:1)

5 mg (5 |jmol) del intermedio F89 se extrajeron en 2 ml de DMF/agua 10:1 y se mezclaron con 1,7 mg (14 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 1 h a temperatura ambiente y luego se concentró al vacío. El residuo se extrajo en acetonitrilo / agua 1:1, se llevó con TFA a pH 2 y luego se concentró al vacío y luego se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 3 mg del compuesto del título en forma de espuma blanca.
LC-MS (método 4): Rt = 0,93 min; MS (Elpos): m/z = 1105 [M+H]+.
Ejemplo 133
Ácido trifluoroacético-S-(1-{2-[(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)amino]etil}-2,5-dioxopirrolidin-3-il)-L-cisteína (1:1)

1,6 mg (2 jm ol) del intermedio F84 se extrajeron en 1,5 ml de DMF/agua 10:1 y se extrajeron con 0,74 mg (6 jm ol) de L-cisteína. La mezcla de reacción se agitó durante 10 min a temperatura ambiente y luego se concentró al vacío. El residuo se extrajo en acetonitrilo / agua 1:1, se llevó con TFA a pH 2 y luego se concentró al vacío y luego se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 1,9 mg (89% d. t.) del compuesto del título en forma de espuma blanca.
LC-MS (método 1): Rt = 0,8 min; MS (Elpos): m/z = 828 [M+H]+.
Ejemplo 134
Ácido trifluoroacético-N-[6-(3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)hexanoil]-L-valil-N5-carbamoil-L-ornitil-N6-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-lisina (1:1)

3,8 mg (3 |jmol) del intermedio F90 se extrajeron en 1,5 ml de DMF/agua 10:1 y se mezclaron con 1,2 mg (9 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 15 min a temperatura ambiente y luego se concentró al vacío. El residuo se extrajo en acetonitrilo / agua 1:1, se volvió a concentrar y luego se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 2,3 mg (56% d. t.) del compuesto del título en forma de espuma blanca.
LC-MS (método 4): Rt = 1,0 min; MS (Elpos): m/z = 1213 [M+H]+.
Ejemplo 135
Ácido trifluoroacético-S-[1-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-2,5-dioxopirrolidin-3-il]-L-cisteína (1:1)
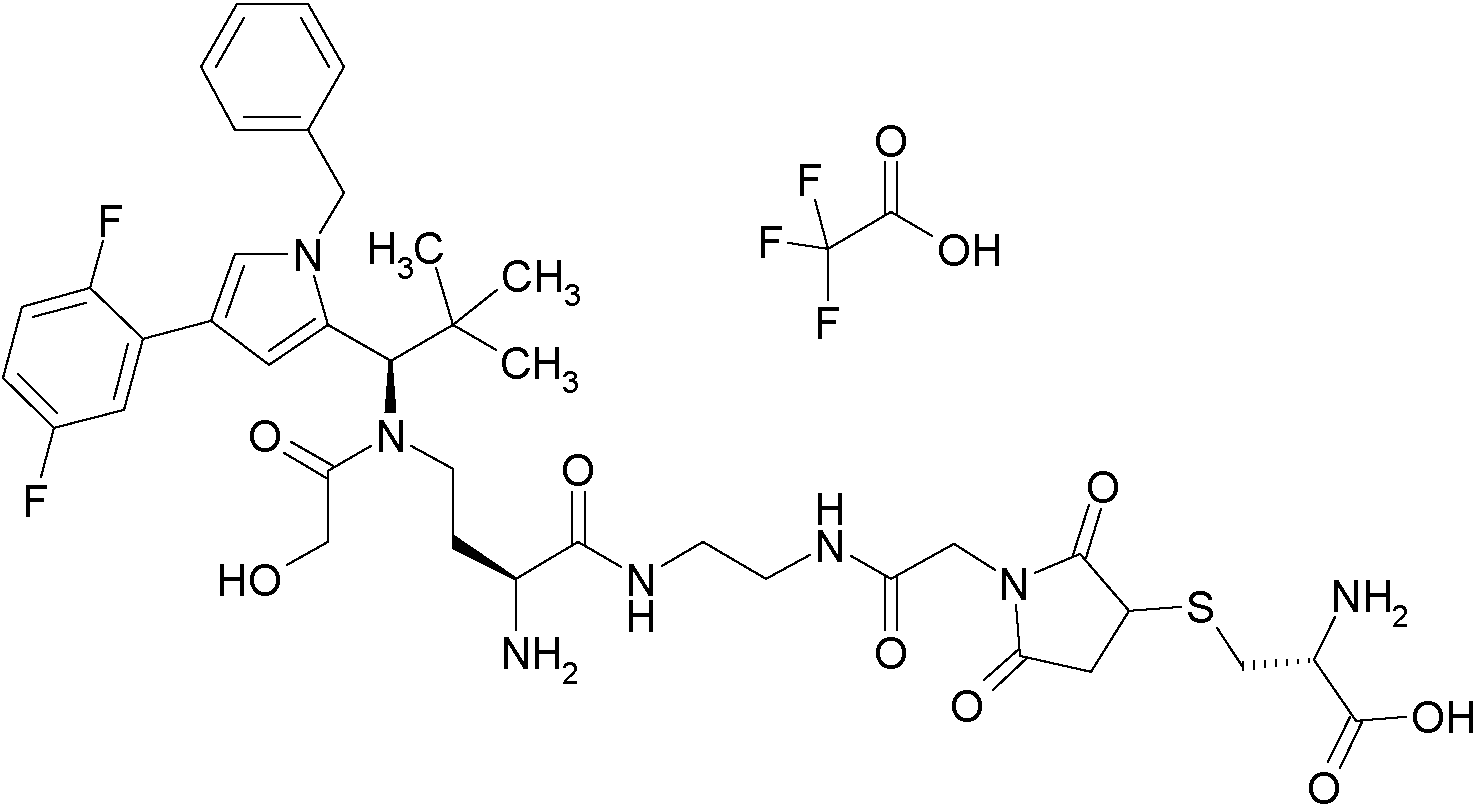
1,8 mg (2 jmol) del intermedio F104 se extrajeron en 1 ml de DMF y se mezclaron con 2,7 mg (22 jm ol) de L-cisteína. La mezcla de reacción se agitó durante 20 h a temperatura ambiente, luego se concentró al vacío y luego se purificó por medio de HPLC preparativa. Quedaron 0,6 mg (26% d. t.) del compuesto del título en forma de espuma incolora. LC-MS (método 1): Rt = 0,80 min; MS (Elpos): m/z = 814 [M+H]+.
Ejemplo 136
Ácido trifluoroacético-S-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-L-cisteína (1:1)

3,3 mg (4 jm ol) del intermedio F109 se extrajeron en 2 ml de DMF/agua 10:1 y se mezclaron con 1,5 mg (13 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 30 min a temperatura ambiente y luego se concentró al vacío. El residuo se extrajo en acetonitrilo / agua 1:1, se volvió a concentrar y luego se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 1,9 mg (55% d. t.) del compuesto del título en forma de espuma blanca.
LC-MS (método 1): Rt = 0,75 min; MS (Elpos): m/z = 718 [M+H]+.
Ejemplo 137
Ácido trifluoroacético-S-{1-[6-(2-{(2S)-2-amino-4-[{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}hidrazino)-6-oxohexil]-2,5-dioxopirrolidin-3-il}-L-cisteína(1:1)
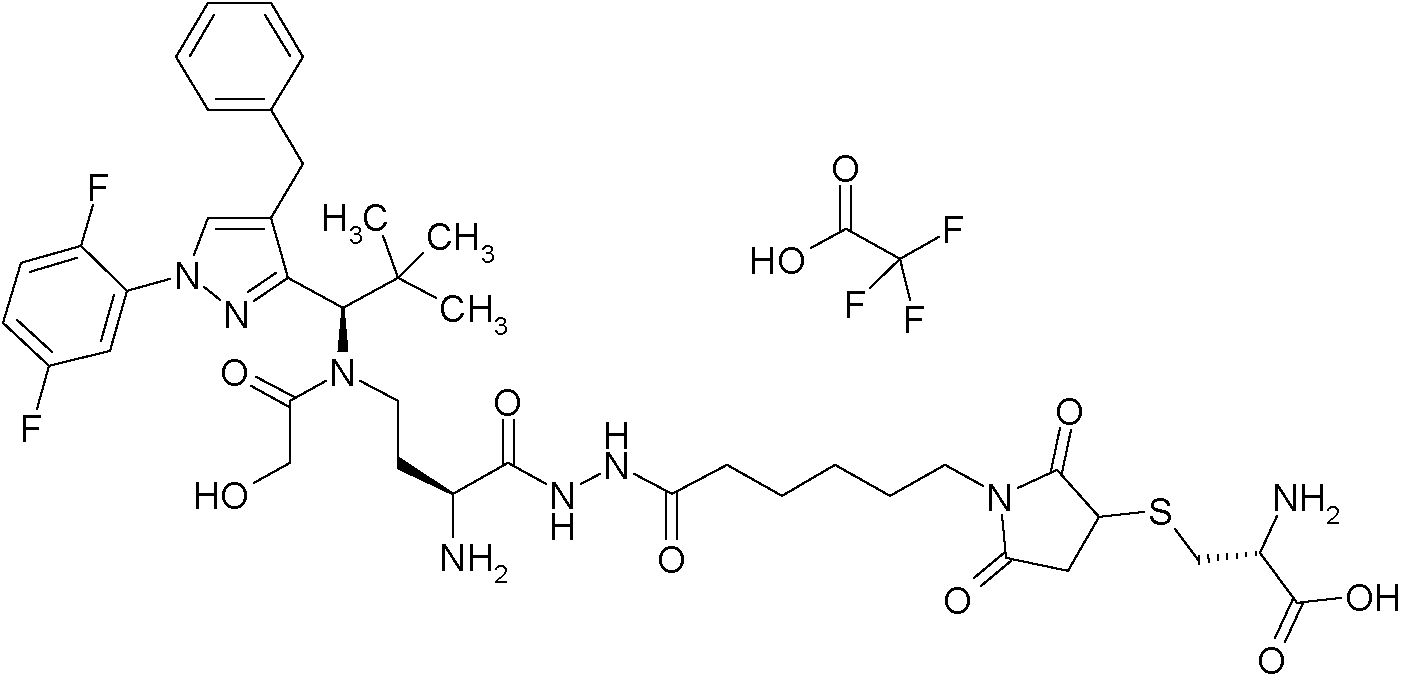
3,2 mg (4 jm ol) del intermedio F117 se extrajeron en 2 ml de DMF/agua 10:1 y se mezclaron con 1,6 mg (13 jm ol) de L-cisteína. La mezcla de reacción se agitó durante 30 min a temperatura ambiente y luego se concentró al vacío. El residuo se extrajo en acetonitrilo / agua 1:1, se volvió a concentrar y luego se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 2 mg (47% d. t.) del compuesto del título en forma de espuma blanca.
LC-MS (método 1): Rt = 0,76 min; MS (Elpos): m/z = 843 [M+H]+.
Ejemplo 138
Ácido trifluoroacético-N-[19-(3(R/S)-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-R/S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}homocisteína (1:1)

6,0 mg (0,01 mmol) de ácido trifluoroacético de R/S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-homocisteína (1:1) (Intermedio F146) se dispusieron en 2,2 ml de DMF/agua (10:1) y se mezclaron con 2,0 mg (0,02 mmol) de L-cisteína y se agitaron durante 10 min a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 |j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 5,5 mg (76 % d. t.) del compuesto del título.
LC-MS (método 4): Rt = 1,07 min; MS (ESlpos): m/z = 1106 (M+H)+.
Ejemplo 139
Ácido trifluoroacético-S-{(3R/S)-1-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]-2,5-dioxopirrolidin-3-il}-L-cisteína (1:2)

La síntesis se produjo análogamente a la síntesis del compuesto Ejemplo 138.
6,0 mg (0,01 mmol) de (2S)-2-amino-4-[{(1R)-H1-bencil-4-(2,5-difluorofenil)-1H-pin-ol-2-il]-2,2-dimetilpropil}(glicoloil)amino]-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]butanamida de ácido trifluoroacético (1:1).
2,6 mg (0,02 mmol) de L-cisteína.
Se obtuvieron 3,4 mg (43 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,82 min; MS (ESIpos): m/z = 757 (M+H)+.
Ejemplo 141
Ácido tnfluoroacético-S-[(3R/S)-1-(2-{[6-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)hexanoil]amino}etil)-2,5-dioxopirrolidin-3-il]-L-cisteína (1:2)

La síntesis se produjo análogamente a la síntesis del compuesto Ejemplo 138.
10,07 mg (0,01 mmol) de ácido trifluoroacético de 6-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)-N-[2-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)etil]hexanamida (1:1) (Intermedio F143).
9,3 mg (0,08 mmol) de L-cisteína.
Se obtuvieron 9,2 mg (67 % d. t.) del compuesto del título.
LC-MS (método 4): Rt = 1,05 min; MS (ESIpos): m/z = 843 (M+H)+.
Ejemplo 142A

Se usaron aquí para el acoplamiento con el intermedio F1425,0 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,08 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 142B
Se usaron aquí para el acoplamiento con el intermedio F1425,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 34,42 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 142E
Se usaron aquí para el acoplamiento con el intermedio F1425,0 mg Trastuzumab anticuerpo en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 142I
Se usaron aquí para el acoplamiento con el intermedio F1425,0 mg de Nimotuzumab en PBS (c = 13,8 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 142H
Se usaron aquí para el acoplamiento con el intermedio F1425,0 mg de Panitumumab en PBS (c = 2,1 mg/ml). El tiempo de reducción con TCEP era de 1 h y el tiempo de agitación en el acoplamiento de ADC era de 1,5 h. Luego se concentró la preparación después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,7 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 143A

Se usaron aquí para el acoplamiento con el intermedio F1435,0 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 143B
Se usaron aquí para el acoplamiento con el intermedio F1435,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 34,42 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,05 mg/ml
Relación fármaco/mAb: 1,6
Ejemplo 143E
Se usaron aquí para el acoplamiento con el intermedio F1435,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,95 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 144B

Se usaron aquí para el acoplamiento con el intermedio F1445,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 12,87 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 1,53 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 146A

Se usaron aquí para el acoplamiento con el intermedio F1465,0 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,02 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 146B
Se usaron aquí para el acoplamiento con el intermedio F1465,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 34,42 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,87 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 146E
Se usaron aquí para el acoplamiento con el intermedio F1465,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 153A

Se usaron aquí para el acoplamiento con el intermedio F153 5 mg de Cetuximab en PBS (c = 21,32 mg/ml) y la
preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 153B
Se usaron aquí para el acoplamiento con el intermedio F1535 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,71 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 155A
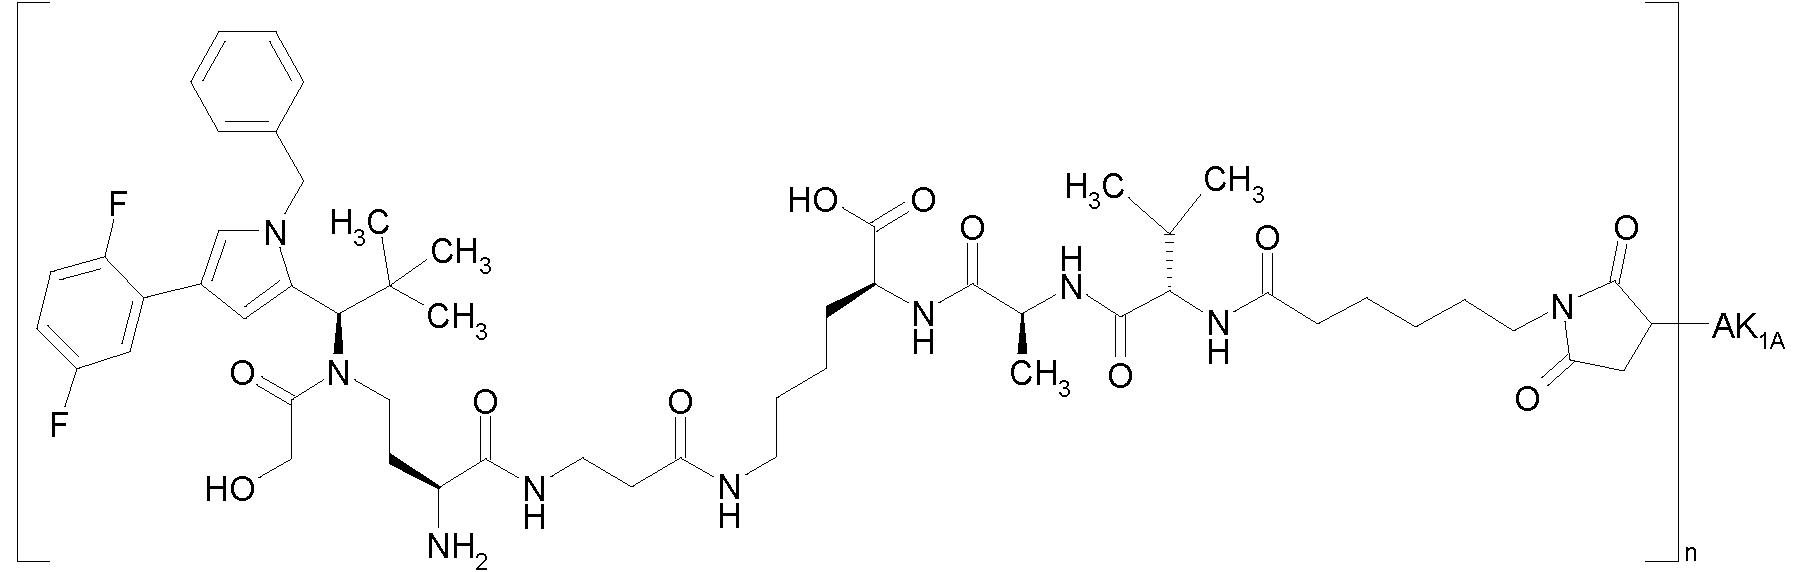
Se usaron aquí para el acoplamiento con el intermedio F155 50 mg de Cetuximab en PBS (c = 8,51 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 14,85 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 155B
Se usaron aquí para el acoplamiento con el intermedio F15540 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 11,25 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 156A

Se usaron aquí para el acoplamiento con el intermedio F1565 mg de Cetuximab en PBS (c = 21,3 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,83 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 156B
Se usaron aquí para el acoplamiento con el intermedio F1565 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,79 mg/ml
Relación fármaco/mAb: 3,9
Ejemplo 156E
Se usaron aquí para el acoplamiento con el intermedio F156 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 4,2
Ejemplo 157
Ácido trifluoroacético-S-{1-[2-({[(1R,3S)-3-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)ciclopentil]carbonil}amino)etil]-2,5-dioxopirrolidin-3-il}-L-cisteína (1:1)

2 mg (2 |jmol) del intermedio F125 se extrajeron en 2 ml de DMF/agua 10:1 y se mezclaron con 0,8 mg (6 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 20 h a temperatura ambiente, luego se concentró al vacío y luego se purificó por medio de HPLC preparativa.
LC-MS (método 1): Rt = 0,81 min; MS (Elpos): m/z = 868 [M+H]+.
Ejemplo 158
Ácido trifluoroacético-S-(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)-L-cisteína (1:1)

6 mg (8 jm ol) del intermedio F119 se extrajeron en 3 ml de DMF y se mezclaron con 1,8 mg (15 jm ol) de L-cisteína. La mezcla de reacción se agitó durante 6 h a temperatura ambiente y luego durante 3 días a temperatura ambiente. Luego la preparación se concentró al vacío y el producto se purificó por medio de HPLC preparativa.
LC-MS (método 1): Rt = 0,81 min; MS (ESlpos): m/z = 717 (M+H)+.
Ejemplo 160
Ácido trifluoroacético-N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-N2-{N-[6-(3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1 -il)hexanoil]-L-valil-L-alanil}-L-lisina (1:1)

4 mg (3 |jmol) del intermedio F155 se extrajeron en 2,5 ml de DMF/agua 10:1 y se mezclaron con 1,2 mg (10 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 30 min a temperatura ambiente, luego se concentró al vacío y después de absorber en acetonitrilo / agua 1:1 se purificó por medio de HPLC preparativa.
LC-MS (método 1): Rt = 0,81 min; MS (Elpos): m/z = 1197 [M+H]+.
Ejemplo 161
Ácido trifluoroacético-N-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]-L-glutamina (1:1)

Primero se preparó según métodos clásicos de la química de los péptidos ácido trifluoroacético de N-(2-aminoetil)-N2-[(benciloxi)carbonil]-L-glutaminato de bencilo (1:1). Este intermedio se acopló luego en presencia de HATU con el intermedio C58. Luego se eliminó primero por separación hidrogenolítica el grupo protector de benciloxicarbonilo, así como el éster bencílico y luego con cloruro de zinc el grupo protector de 2-(trimetilsilil)etoxicarbonilo.
LC-MS (método 6): Rt = 1,91 min; MS (Elpos): m/z = 685 [M+H]+.
Ejemplo 162
Ácido trifluoroacético-N6-(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)-L-lisina (1:1)

Primero se preparó según operaciones con grupos protectores clásicos conocidos de la química de los péptidos 2-(trimetilsilil)etil-N2-[(benciloxi)carbonil]-L-lisinato de ácido trifluoroacético (1:1). Este intermedio se acopló luego en presencia de HATU con el intermedio C61. Luego se separó primero con cloruro de zinc el grupo protector de 2-(trimetilsilil)etoxicarbonilo, así como el éster 2-(trimetilsilil)etílico. Finalmente, se obtuvo el compuesto del título por separación hidrogenolítica del grupo protector de benciloxicarbonilo y purificación por HPLC preparativa.
HPLC (método 11): Rt = 1,65 min;
LC-MS (método 1): Rt = 0,76 min; MS (EIpos): m/z = 713 [M+H]+.
Ejemplo 163A

Se usaron aquí para el acoplamiento con el intermedio F163 5 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,02 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 163B
Se usaron aquí para el acoplamiento con el intermedio F1635 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,76 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 163H
Se usaron aquí para el acoplamiento con el intermedio F163 5,0 mg de Panitumumab en PBS (c = 10 mg/ml). El tiempo de reducción con TCEP era de 30 min y el tiempo de agitación en el acoplamiento de ADC era de 2 h. Luego se concentró la preparación después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,61 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 164A
Se usaron aquí para el acoplamiento con el intermedio F1645 mg de Cetuximab en PBS (c = 16,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 2,15 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 164B
Se usaron aquí para el acoplamiento con el intermedio F16430 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 14,8 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 164E
Se usaron aquí para el acoplamiento con el intermedio F164 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,11 mg/ml
Relación fármaco/mAb: 3,8
Ejemplo 165A

Se usaron aquí para el acoplamiento con el intermedio F1655 mg de Cetuximab en PBS (c = 16,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 165B
Se usaron aquí para el acoplamiento con el intermedio F16540 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 12,02 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 165E
Se usaron aquí para el acoplamiento con el intermedio F165 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 166A

Se usaron aquí para el acoplamiento con el intermedio F1665 mg de Cetuximab en PBS (c = 21,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,0 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 166B
Se usaron aquí para el acoplamiento con el intermedio F1665 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,76 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 166E
Se usaron aquí para el acoplamiento con el intermedio F1665 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,01 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 168A

Se usaron aquí para el acoplamiento con el intermedio F1685 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 168B
Se usaron aquí para el acoplamiento con el intermedio F1685 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,33 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 168E
Se usaron aquí para el acoplamiento con el intermedio F168 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,89 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 168H
Se usaron aquí para el acoplamiento con el intermedio F1685,0 mg de Panitumumab en PBS (c = 10 mg/ml). El tiempo de reducción con TCEP era de 4 h y el tiempo de agitación en el acoplamiento de ADC era de 20 h. Luego se concentró la preparación después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,76 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 169A

Se usaron aquí para el acoplamiento con el intermedio F169 5 mg de Cetuximab en PBS (c = 16,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,98 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 169B
Se usaron aquí para el acoplamiento con el intermedio F16940 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 11,2 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 169E
Se usaron aquí para el acoplamiento con el intermedio F169 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,95 mg/ml
Relación fármaco/mAb: 3,7
Ejemplo 171A

Se usaron aquí para el acoplamiento con el intermedio F171 5 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 171B
Se usaron aquí para el acoplamiento con el intermedio F171 5 mg de anti-TWEAKR AK-1 en PBS (c = 12,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,58 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 173A

Se usaron aquí para el acoplamiento con el intermedio F1735 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,1 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 173B
Se usaron aquí para el acoplamiento con el intermedio F1735 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 12,26 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 173E
Se usaron aquí para el acoplamiento con el intermedio F1735 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,33 mg/ml
Relación fármaco/mAb: 3,9
Ejemplo 174A

Se usaron aquí para el acoplamiento con el intermedio F1745 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,18 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 174B
Se usaron aquí para el acoplamiento con el intermedio F1745 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,99 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 174E
Se usaron aquí para el acoplamiento con el intermedio F174 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,03 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 175A

Se usaron aquí para el acoplamiento con el intermedio F175 5 mg de Cetuximab en PBS (c = 16,9 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,98 mg/ml
Relación fármaco/mAb: 3,8
Ejemplo 175B
Se usaron aquí para el acoplamiento con el intermedio F17540 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron.
Concentración de la proteína: 9,8 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 175E
Se usaron aquí para el acoplamiento con el intermedio F1755,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,97 mg/ml
Relación fármaco/mAb: 4,2
Ejemplo 176A
Se usaron aquí para el acoplamiento con el intermedio F1765 mg de Cetuximab en PBS (c = 21,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,98 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 176B
Se usaron aquí para el acoplamiento con el intermedio F1765 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 176E
Se usaron aquí para el acoplamiento con el intermedio F1765,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,85 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 177A

Se usaron aquí para el acoplamiento con el intermedio F1775 mg de Cetuximab en PBS (c = 21,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,96 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 177B
Se usaron aquí para el acoplamiento con el intermedio F1775 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,2 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 177E
Se usaron aquí para el acoplamiento con el intermedio F177 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,83 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 178A

Se usaron aquí para el acoplamiento con el intermedio F1785 mg de Cetuximab en PBS (c = 21,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,8 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 178B
Se usaron aquí para el acoplamiento con el intermedio F1785 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,45 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 178E
Se usaron aquí para el acoplamiento con el intermedio F178 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,8 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 179A

Se usaron aquí para el acoplamiento con el intermedio F1795 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 2,04 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 179B
Se usaron aquí para el acoplamiento con el intermedio F1795 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,65 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 179E
Se usaron aquí para el acoplamiento con el intermedio F179 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,89 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 180A

Se usaron aquí para el acoplamiento con el intermedio F1805 mg de Cetuximab en PBS (c = 8,51 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,72 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 180B
Se usaron aquí para el acoplamiento con el intermedio F1805 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,82 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 180E
Se usaron aquí para el acoplamiento con el intermedio F180 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,01 mg/ml
Relación fármaco/mAb: 4,7
Ejemplo 181
N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}acetamida

1,01 g (2,84 mmol) de (1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropan-1-amina se dispusieron en 20 ml de 1,2-diclorometano y se mezclaron con 0,84 g (3,98 mmol) de triacetoxiborhidruro de sodio y 2,56 g (42,65 mmol) de ácido acético y se agitaron durante 5 min a temperatura ambiente. Luego se añadió una solución de 0,54 g (3,13 mmol) de (3-oxopropil)carbamato de terc-butilo en 5 ml de 1,2-diclorometano y la mezcla de reacción se agitó durante la noche. Luego se evaporó por completo, el residuo se extrajo en acetato de etilo, se filtró y el filtrado que contenía el producto se evaporó por completo.
51,26 mg del residuo se disolvieron en 0,8 ml de 1,2-diclorometano y se añadieron a 7,85 mg (0,1 mmol) de cloruro de acetilo en una placa de multitulación de 96 cavidades. Luego se mezclaron con 25,8 mg (0,2 mmol) de N,N-diisopropiletilamina y se agitó a temperatura ambiente durante la noche. Luego se eliminó por completo el disolvente por medio de un secador centrífugo y el residuo se mezcló con 0,4 ml de 1,2-dicloroetano y 0,4 ml de ácido trifluoroacético y se agitó durante la noche. Luego se eliminó por completo el disolvente por medio de un secador centrífugo y el residuo se mezcló con 0,8 ml de DMF. Luego se filtró y se aisló del filtrado el compuesto objeto por LC-MS preparativa (método 9). Las fracciones que contenían producto se concentraron al vacío por medio de secador centrífugo. El residuo de las fracciones de producto se disolvió en 0,6 ml de DMSO. Se unificaron y luego se liberaron del disolvente en el secador centrífugo. Se obtuvieron 12,2 mg (27% d. t.; pureza del 100%) del compuesto del título. LC-MS (método 10): Rt = 0,95 min; MS (ESIpos): m/z = 455 [M+H]+
Análogamente al Ejemplo 181 se prepararon los compuestos de ejemplo mostrados en la Tabla XA.


Ejemplo 186
N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-3,3,3-trifluorpropanamida

1,0 g (2,82 mmol) de (1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropan-1-amina se dispusieron en 20 ml de 1,2-diclorometano y se mezclaron con 1,4 g (3,95 mmol) de triacetoxiborhidruro de sodio y 2,54 g (42,32 mmol) de ácido acético y se agitaron durante 5 min a temperatura ambiente. Luego se añadió una solución de 0,54 g (3,10 mmol) de (3-oxopropil)carbamato de terc-butilo en 5 ml de 1,2-diclorometano y la mezcla de reacción se agitó durante la noche. Luego se evaporó por completo, el residuo se extrajo en acetato de etilo, se filtró y el filtrado que contenía el producto se evaporó por completo.
51,16 mg del residuo se disolvieron en 0,8 ml de 1,2-diclorometano y se añadieron a 14,65 mg (0,1 mmol) de cloruro de 3,3,3-trifluoropropanoílo en una placa de multitulación de 96 cavidades. Luego se mezclaron con 25,8 mg (0,2 mmol) de N,N-diisopropiletilamina y se agitaron a temperatura ambiente durante la noche. Luego se eliminó por completo el disolvente por medio de un secador centrífugo y el residuo se mezcló con 0,4 ml de 1,2-dicloroetano y 0,4 ml de ácido trifluoroacético y se agitó durante la noche. Luego se eliminó por completo el disolvente por medio de un secador centrífugo y el residuo se mezcló con 0,8 ml de DMF. Luego se filtró y se aisló del filtrado el compuesto objeto por LC-MS preparativa (método 9). Las fracciones que contenían producto se concentraron al vacío por medio de secador centrífugo. El residuo de las fracciones de producto se disolvió en 0,6 ml de DMSO. Se unificaron y luego se liberaron del disolvente en el secador centrífugo. Se obtuvieron 1,0 mg (2% d. t.; pureza del 82%) del compuesto del título.
LC-MS (método 10): Rt= 1,01 min MS (ESIpos): m/z = 522 [M+H]+
Análogamente al Ejemplo 186 se prepararon los compuestos de ejemplo mostrados en la Tabla XA1.


Ejemplo 192A

Se usaron aquí para el acoplamiento con el intermedio F192 5 mg de Cetuximab en PBS (c = 21,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,968 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 192B
Se usaron aquí para el acoplamiento con el intermedio F1925 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 192E
Se usaron aquí para el acoplamiento con el intermedio F1925 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,04 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 193A

Se usaron aquí para el acoplamiento con el intermedio F193 5 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,98 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 193B
Se usaron aquí para el acoplamiento con el intermedio F1935 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,03 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 193E
Se usaron aquí para el acoplamiento con el intermedio F1935 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,61 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 194A

Se usaron aquí para el acoplamiento con el intermedio F1945 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Concentración de la proteína: 1,67 mg/ml
Relación fármaco/mAb: 1,9
Ejemplo 194B
Se usaron aquí para el acoplamiento con el intermedio F1945,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 0,99 mg/ml
Relación fármaco/mAb: 3,8
Ejemplo 194E
Se usaron aquí para el acoplamiento con el intermedio F1945,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,39 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 195A

Se usaron aquí para el acoplamiento con el intermedio F1955 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,79 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 195B
Se usaron aquí para el acoplamiento con el intermedio F1955 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,53 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 195E
Se usaron aquí para el acoplamiento con el intermedio F1955,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 196A

Se usaron aquí para el acoplamiento con el intermedio F196 5 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,85 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 196B
Se usaron aquí para el acoplamiento con el intermedio F1965 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,73 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 196E
Se usaron aquí para el acoplamiento con el intermedio F1965,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,86 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 197
Clorhidrato de ácido (2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil} (glicoloil)amino]butanoico (1:1)

150 mg (0,2 mmol) del intermedio C53 se disolvieron en 15 ml de DMF y se mezclaron con 2,29 g (20,39 mmol) de DABCO. La preparación se trató durante 30 min en baño de ultrasonido. Por adición de 1,17 ml de ácido acético, la preparación se llevó a pH 3-4 y se concentró al vacío. El residuo se purificó por HPLC preparativa y las correspondientes fracciones se concentraron a temperatura ambiente al vacío. El residuo se extrajo en acetonitrilo / agua 1:1, con 5 ml de un ácido clorhídrico 4 N y luego se liofilizó. Así se obtuvieron 81 mg (68% d. t.) del compuesto del título.
LC-MS (método 5): Rt = 2,69 min; MS (EIpos): m/z = 514 [M+H]+.
Ejemplo 198
Ácido trifluoroacético-(2S)-2-amino-N-(2-aminoetil)-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanamida (1:1)

15 mg (0,018 mmol) del intermedio C64 se disolvieron en 4 ml de 2,2,2-trifluoroetanol. Se añadieron 15 mg (0,110 mmol) de cloruro de zinc y la preparación se agitó durante 2 h a 50 °C. Luego se añadieron 32 mg (0,110 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y la preparación se concentró al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 9,5 mg (77% d.t.) del compuesto del título.
LC-MS (método 1): Rt = 0,68 min; MS (ESIpos): m/z = 556 (M+H)+.
Ejemplo 199
Ácido 4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)amino]-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)
y
ácido 4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)amino]-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)

LC-MS (método 1): Rt = 0,80 min; MS (Elpos): m/z = 814 [M+H]+.
Primero se transformó L-cisteína con 1 -({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona en DMF en presencia de W,W-diisopropiletilamina en N-{[2-(trimetilsilil)etoxi]carbonil}-L-cisteína.
406 mg (1,53 mmol) de N-{[2-(trimetilsilil)etoxi]carbonil}-L-cisteína se disolvieron en 10 ml de DMF y se mezclaron con 157.5 mg (1,606 mmol) de anhídrido de ácido maleico y la preparación se agitó durante 1 hora a temperatura ambiente.
130 |jL de esta solución se mezclaron con 7,5 mg (0,01 mmol) del intermedio C66 y la preparación se agitó durante 5 min a temperatura ambiente. Luego se concentró al vacío y el residuo se purificó por HPLC preparativa. El disolvente se evaporó al vacío y el residuo se secó a alto vacío. Se obtuvieron 10 mg (89%) del intermedio protegido, en donde no se pudieron separar los regioisómeros ni en la HPLC ni en la LC-MS.
LC-MS (método 1): Rt = 1,38 min; MS (Elpos): m/z = 1120 [M+H]+.
En la última etapa se disolvieron 10 mg de este intermedio en 2 ml de 2,2,2-trifluoroetanol. Se obtuvieron 12 mg (0,088 mmol) de cloruro de zinc y la preparación se agitó durante 30 min a 50 °C. Luego se añadieron 26 mg (0,088 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 8,3 mg (99% d. t.) del compuesto del título como mezcla regioisomérico en la relación 87:13.
LC-MS (método 5): Rt = 2,3 min y 2,43 min; MS (ESlpos): m/z = 832 (M+H)+.
1H-RMN isómero principal: (500 MHz, DMSO-da): 8 = 8,7 (m, 1H), 8,5 (m, 2H), 8,1 (m, 1H), 7,6 (m, 1H), 7,5 (s, 1H) 7,4-7,15 (m, 6H), 6,9-7,0 (m, 1H), 6,85 (s, 1H), 5,61 (s, 1H), 4,9 y 5,2 (2d, 2H), 4,26 y 4,06 (2d, 2H), 3,5-3,8 (m, 5H), 3,0-3,4 (m, 5H), 2,75-3,0 (m, 3H), 2,58 y 2,57 (dd, 1H), 0,77 y 1,5 (2m, 2H), 0,81 (s, 9H).
Alternativamente se prepararon los compuestos del título regioisoméricos de la siguiente manera:
Primero se transformó L-cisteína con 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona en DMF en presencia de W,W-diisopropiletilamina en N-{[2-(trimetilsilil)etoxi]carbonil}-L-cisteína.
55 mg (0,068 mmol) del intermedio F104 y 36 mg (0,136 mmol) de N-{[2-(trimetilsilil) etoxi]carbonil}-L-cisteína se disolvieron en 15 ml de DMF y la preparación se agitó durante 20 h a temperatura ambiente. Luego se concentró y el residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones y evaporar los disolventes al vacío, el residuo se disolvió en 15 ml de THF/agua 1:1. Se añadieron 131 j L de una solución acuosa 2 M de hidróxido de litio y la preparación se agitó durante 1 h a temperatura ambiente. Luego la preparación se neutralizó con un ácido clorhídrico 1 M, el disolvente se evaporó al vacío y el residuo se purificó por HPLC preparativa. Se obtuvieron 37 mg (50% d. t.) de los intermedios protegidos regioisoméricos en forma de espuma incolora.
LC-MS (método 5): Rt = 3,33 min y 3,36 min; m S (ESlpos): m/z = 976 (M+H)+.
En la última etapa se disolvieron 25 mg (0,023 mmol) de este intermedio en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 12.5 mg (0,092 mmol) de cloruro de zinc y la preparación se agitó durante 4 h a 50 °C. Luego se añadieron 27 mg (0,092 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 18,5 mg (85% d. t.) del compuesto del título como mezcla regioisomérico en la relación 21:79.
LC-MS (método 5): Rt = 2,37 min y 3,44 min; MS (ESlpos): m/z = 832 (M+H)+.
La preparación dirigida de cada uno de los regioisómeros de los compuestos del título se produjo de la siguiente manera:
Ejemplo 199-2
Ácido 4-[(2-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2
dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-oxoetil)amino]-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)
Primero se convirtió L-cistenato de metilo con 1-({[2-(trimetilsilil)etoxi]carbonil}oxi) pirrolidin-2,5-diona en DMF en presencia de W,A/-diisopropiletilamina en N-{[2-(trimetilsilil)etoxi]carbonil}-L-cistenato de metilo.
53 mg (0,251 mmol) se disolvieron de ácido 3-bromo-4-metoxi-4-oxobutanoico asequible en comercios y 70 mg (0,251 mmol) de N-{[2-(trimetilsilil)etoxi]carbonil}-L-cistenato de metilo en 5 ml de DMF y se mezclaron con control del pH con solución acuosa de hidrógeno-carbonato de sodio. Después de agitar durante 15 min a temperatura ambiente, se reguló con ácido acético un valor pH de 4,3 y la preparación se concentró. El residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones y evaporar los disolventes al vacío, se obtuvieron 72 mg (70% d. t.) de ácido 4-metoxi-3-{[(2R)-3-metoxi-3-oxo-2-({[2-(trimetilsilil)etoxi]carbonil}amino)propil] sulfanil}-4-oxobutanoico. LC-MS (método 1): Rt = 0,93 min; MS (ESlpos): m/z = 410 (M+H)+.
Este intermedio se acopló en presencia de HATU con el intermedio C66 y luego primero se desprotegió por completo con hidróxido de litio en metanol y luego con cloruro de zinc tal como se describió más arriba. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 2 mg del compuesto del título.
LC-MS (método 1): Rt = 0,78 min; MS (ESlpos): m/z = 832 (M+H)+.
De forma análoga, se puede preparar el isómero 1.
Ejemplo 200
Ácido trifluoroacético-N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanina (1:1)

10 mg (0,014 mmol) de intermedio C61 se disolvieron en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 11 mg (0,082 mmol) de cloruro de zinc y la preparación se agitó durante 30 min a 50 °C. Luego se añadieron 24 mg (0,082 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 4,2 mg (40% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,79 min; MS (ESlpos): m/z = 585 (M+H)+.
Ejemplo 201
Ácido trifluoroacético-N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-serina (1:1)

20 mg (0,03 mmol) del intermedio C58, así como 8,5 mg (0,037 mmol) de clorhidrato de L-serinato de bencilo (1:1) se extrajeron en 5 ml de DMF y se mezclaron con 17 mg (0,046 mmol) de HATU y 21 |jl de N,N-diisopropiletilamina. Después de 10 min de agitación a temperatura ambiente, se concentró y el residuo se purificó por HPLC preparativa. Se obtuvieron 12,5 mg (49% d. t.) del intermedio. LC-MS (método 1): Rt= 1,42 min; m S (ESlpos): m/z = 835 (M+H)+.
12.5 mg (0,015 mmol) de este intermedio se disolvieron en 10 ml de etanol, se mezclaron con paladio sobre carbón (al 10%) y se hidrogenó a temperatura ambiente con hidrógeno a presión normal durante 30 min. El catalizador se filtró, los disolventes se evaporaron al vacío y después de liofilización del residuo en acetonitrilo / agua, se obtuvieron 7.5 mg (67% d. t.) del intermedio.
LC-MS (método 1): Rt = 1,28 min; MS (ESlpos): m/z = 745 (M+H)+.
7.5 mg (0,01 mmol) de este intermedio se disolvieron en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 8 mg (0,06 mmol) de cloruro de zinc y la preparación se agitó durante 4,5 h a 50 °C. Luego se añadieron 17,7 mg (0,06 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 4,2 mg (58% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,75 min; MS (ESlpos): m/z = 601 (M+H)+.
Ejemplo 202
Ácido trifluoroacético-N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-L-alanina (1:1)

La preparación del compuesto del título se produjo análogamente al Ejemplo 201 a partir del intermedio C58 y clorhidrato de L-alaninato de bencilo (1:1).
LC-MS (método 1): Rt = 0,82 min; MS (ESlpos): m/z = 585 (M+H)+.
Ejemplo 203
Ácido trifluoroacético-N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}glicina (1:1)

La preparación del compuesto del título se produjo análogamente al Ejemplo 201 a partir del intermedio C58 y clorhidrato de bencilglicinato (1:1).
LC-MS (método 1): Rt = 0,82 min; MS (ESIpos): m/z = 571 (M+H)+.
Ejemplo 204A

Se usaron aquí para el acoplamiento con el intermedio F204 5 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,88 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 204B
Se usaron aquí para el acoplamiento con el intermedio F204 50 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 12,66 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 204E
Se usaron aquí para el acoplamiento con el intermedio F204 5,0 mg de anticuerpo Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,65 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 205A

Se usaron aquí para el acoplamiento con el intermedio F2055 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,99 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 205B
Se usaron aquí para el acoplamiento con el intermedio F2055 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 0,96 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 205E
Se usaron aquí para el acoplamiento con el intermedio F205 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 206A

Se usaron aquí para el acoplamiento con el intermedio F2065 mg de Cetuximab en PBS (c = 23,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,73 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 206B
Se usaron aquí para el acoplamiento con el intermedio F2065 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,21 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 206E
Se usaron aquí para el acoplamiento con el intermedio F206 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 207A

Se usaron aquí para el acoplamiento con el intermedio F207 5 mg de Cetuximab en PBS (c = 10 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,79 mg/ml
Relación fármaco/mAb: 3,4
Ejemplo 207B
Se usaron aquí para el acoplamiento con el intermedio F20750 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación, se volvieron a diluir con PBS y nuevamente se concentraron. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo. En el caso de esta preparación de ADS, se calculó inmediatamente después de la síntesis una proporción de la forma de amida de ácido succínico de anillo abierto del 19%.
Concentración de la proteína: 12,99 mg/ml
Relación fármaco/mAb: 4,3
Ejemplo 207E
Se usaron aquí para el acoplamiento con el intermedio F207 5 mg de Trastuzumab en PBS (c = 13,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,39 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 207I
Se usaron aquí para el acoplamiento con el intermedio F2075,0 mg de Nimotuzumab en PBS (c = 13,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 207H
Se usaron aquí para el acoplamiento con el intermedio F2075,0 mg de Panitumumab en PBS (c = 13,6 mg/ml). El tiempo de reducción con TCEP era de 4 h y el tiempo de agitación en el acoplamiento de ADC era de 20 h. Luego se concentró la preparación después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,0 mg/ml
Relación fármaco/mAb: 1,9
Ejemplo 208A

60 mg de Cetuximab en 5494 |jL ml de PBS (c = 10,92 mg/ml) se mezclaron bajo argón con una solución de 0,344 mg de TCEP en 100 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 2,582 mg (0,003 mmol) del intermedio F104 disueltos en 600 jl de DMSO. Después de agitar durante otros 120 min a temperatura ambiente, se diluyó la preparación con 1306 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se diluyó con tampón de PBS pH 8 a un volumen general de 14 ml. Esta solución se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 13,36 mg/ml
Relación fármaco/mAb: 1,8
En el caso de esta preparación de ADS, se calculó una proporción de la forma de amida de ácido succínico de anillo abierto del 94%.
Ejemplo 208B
60 mg de anti-TWEAKR AK-1 en 3225 jL ml de PBS (c = 18,6 mg/ml) se diluyeron bajo argón con 775 jL de tampón de PBS y luego con una solución de 0,344 mg de TCEP en 100 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se disolvieron 2,582 mg (0,003 mmol) del intermedio F104 en 600 jl de DMSO. Después de agitar durante otros 120 min a temperatura ambiente, se diluyó la preparación con 300 jl de tampón de
PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se diluyó con tampón de PBS pH 8 a un volumen general de 14 ml. Esta solución se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 14,95 mg/ml
Relación fármaco/mAb: 3,2
Ejemplo 208I
60 mg de Nimotuzumab en 4587 |jL de PBS (c = 13,1 mg/ml) se mezclaron bajo argón con una solución de 0,344 mg de TCEP en 100 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 2,582 mg (0,003 mmol) del intermedio F104 disueltos en 600 jl de DMSO. Después de agitar durante otros 120 min a temperatura ambiente, la preparación se diluyó con 2213 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se diluyó con tampón de PBS pH 8 a un volumen general de 14 ml. Esta solución se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 14,79 mg/ml
Relación fármaco/mAb: 3,1
En el caso de esta preparación de ADS, se calculó una proporción de la forma de amida de ácido succínico de anillo abierto del 91%.
Ejemplo 208K
40 mg de anti-TWEAKR AK-2 en 2759 jL ml de PBS (c = 14,5 mg/ml) se mezclaron bajo argón con una solución de 0,23 mg de TCEP en 67 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 1,72 mg (0,002 mmol) del intermedio F104 disuelto en 400 jl de DMSO. Después de agitar durante otros 120 min a temperatura ambiente, la preparación se diluyó con 1774 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se diluyó con tampón de PBS pH 8 a un volumen general de 14 ml. Esta solución se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 11,66 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 209A

Se usaron aquí para el acoplamiento con el intermedio F2095,0 mg de Cetuximab en PBS (c = 21,32 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,75 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 209B
Se usaron aquí para el acoplamiento con el intermedio F2095,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,60 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,30 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 209E
Se usaron aquí para el acoplamiento con el intermedio F2095,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,03 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 209H
Se usaron aquí para el acoplamiento con el intermedio F2095,0 mg de Panitumumab anticuerpo en PBS (c = 70,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 1,5
Ejemplo 209I
Se usaron aquí para el acoplamiento con el intermedio F2095,0 mg de Nimotuzumab anticuerpo en PBS (c = 13,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,81 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 210A

Se usaron aquí para el acoplamiento con el intermedio F2105,0 mg de Cetuximab en PBS (c = 21,32 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 210B
Se usaron aquí para el acoplamiento con el intermedio F2105,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,60 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,41 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 210E
Se usaron aquí para el acoplamiento con el intermedio F2105,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,79 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 211A

Se usaron aquí para el acoplamiento con el intermedio F2115,0 mg de Cetuximab en PBS (c = 12,33 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,82 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 211B
Se usaron aquí para el acoplamiento con el intermedio F2115,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 34,42 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,52 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 211E
Se usaron aquí para el acoplamiento con el intermedio F2115,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 212A

Se usaron aquí para el acoplamiento con el intermedio F2125,0 mg de Cetuximab en PBS (c = 11,3 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 212B
Se usaron aquí para el acoplamiento con el intermedio F2125,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 0,85 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 212E
Se usaron aquí para el acoplamiento con el intermedio F2125,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a
diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,55 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 213A

Se usaron aquí para el acoplamiento con el intermedio F213 5,0 mg de Cetuximab en PBS (c = 21,32 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,83 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 213B
Se usaron aquí para el acoplamiento con el intermedio F213 5,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,4 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 213E
Se usaron aquí para el acoplamiento con el intermedio F213 5,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 214A
Se usaron aquí para el acoplamiento con el intermedio F2145,0 mg de Cetuximab en PBS (c = 15,21 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,00 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 214B
Se usaron aquí para el acoplamiento con el intermedio F2145,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,01 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 214E
Se usaron aquí para el acoplamiento con el intermedio F2145,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,86 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 215A

Se usaron aquí para el acoplamiento con el intermedio F2155,0 mg de Cetuximab en PBS (c = 15,21 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,99 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 215B
Se usaron aquí para el acoplamiento con el intermedio F2155,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,64 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 215E
Se usaron aquí para el acoplamiento con el intermedio F2155,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a
diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 215H
Se usaron aquí para el acoplamiento con el intermedio F2155,0 mg de Panitumumab anticuerpo en PBS (c = 70,5 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,86 mg/ml
Relación fármaco/mAb: 1,4
Ejemplo 215I
Se usaron aquí para el acoplamiento con el intermedio F2155,0 mg de Nimotuzumab en PBS (c = 13,1 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,83 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 216A

Se usaron aquí para el acoplamiento con el intermedio F2165,0 mg de Cetuximab en PBS (c = 15,21 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,97 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 216B
Se usaron aquí para el acoplamiento con el intermedio F2165,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,94 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 216E
Se usaron aquí para el acoplamiento con el intermedio F2165,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,90 mg/ml
Relación fármaco/mAb: 1,7
Ejemplo 217A
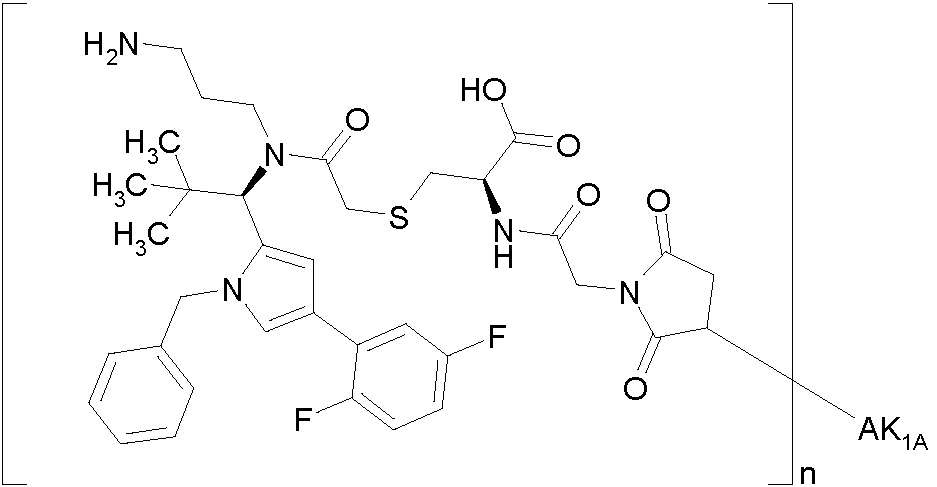
Se usaron aquí para el acoplamiento con el intermedio F2175,0 mg de Cetuximab en PBS (c = 15,21 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,05 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 217B
Se usaron aquí para el acoplamiento con el intermedio F2175,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,44 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 217E
Se usaron aquí para el acoplamiento con el intermedio F2175,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,85 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 218A

Se usaron aquí para el acoplamiento con el intermedio F2185,0 mg de Cetuximab en PBS (c = 15,21 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 2,05 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 218B
Se usaron aquí para el acoplamiento con el intermedio F2185,0 mg de anticuerpo anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,95 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 218E
Se usaron aquí para el acoplamiento con el intermedio F2185,0 mg de anticuerpo Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 218H
Se usaron aquí para el acoplamiento con el intermedio F2185,0 mg de Panitumumab anticuerpo en PBS (c = 20 mg/ml). El tiempo de reducción con TCEP se elevó hasta 4 h y el tiempo de agitación en el acoplamiento de ADC se elevó hasta 20 h. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,33 mg/ml
Relación fármaco/mAb: 0,8
Ejemplo 218I
Se usaron aquí para el acoplamiento con el intermedio F2185,0 mg de Nimotuzumab anticuerpo en PBS (c = 13,8 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir. ADC también puede estar presente ligado parcialmente en forma de las amidas de ácido succínico de cadena abierta hidrolizado con el anticuerpo.
Concentración de la proteína: 1,48 mg/ml
Relación fármaco/mAb: 3,0
Ejemplo 219
Ácido trifluoroacético-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-4-metilbenzamida (1 :1 )

70,0 mg (0,09 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (Intermedio C67) se dispusieron en 3,0 ml de diclorometano con 31,3 mg (0,31 mmol) de trietilamina y se mezclaron 31,8 mg (0,21 mmol) de cloruro de 4-metilbenzoílo. La mezcla de reacción se agitó durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 33,4 mg (48 % d. t.) del compuesto 9H-fluoren-9-ilmetil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(4-metilbenzoil)amino]propil}carbamato.
LC-MS (método 2): Rt = 11,91 min; MS (ESlpos): m/z = 774 (M+Na)+.
33,0 mg (0,04 mmol) de 9H-fluoren-9-ilmetil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(4-metilbenzoil)amino]propil}carbamato se agitaron durante la noche en 1,0 ml de DMF con 20,0 mg (0,23 mmol) de morfolina. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 9,6 mg (34 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 1,01 min; MS (ESlpos): m/z = 530 (M+H)+.
Ejemplo 220
Ácido trifluoroacético-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-4-(metilsulfanil)benzamida (1 :1 )

50.0 mg (0,07 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (Intermedio C67) se dispusieron en 2,0 ml de diclorometano con 22,3 mg (0,22 mmol) de trietilamina y 27,5 mg (0,15 mmol) de cloruro de 4-(metilsulfanil)benzoílo. La mezcla de reacción se agitó durante 4 h a 40 °C y nuevamente se mezclaron con 10,2 mg (0,10 mmol) de trietilamina y 27,5 mg (0,15 mmol) de cloruro de 4-(metilsulfanil)benzoílo y se agitaron durante la noche a temperatura ambiente. Luego se añadieron nuevamente 14,9 mg (0,15 mmol) de trietilamina y 27,5 mg (0,15 mmol) de cloruro de 4-(metilsulfanil)benzoílo y se agitaron durante 2 h a 40 °C. Es se diluyó con acetato de etilo y la fase orgánica tres veces con agua y una vez con solución saturada de NaCl. El disolvente se secó sobre sulfato de magnesio y se evaporó al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 39,8 mg (76 % d. t.) del compuesto 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[4-(metilsulfanil)benzoil]amino)propil]carbamato.
LC-MS (método 1): Rt = 1,59 min; MS (ESlpos): m/z = 785 (M+H)+.
18.0 mg (0,02 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[4-(metilsulfanil)benzoil]amino)propil]carbamato se agitaron durante la noche en 1,0 ml de DMF con 10,0 mg (0,12 mmol) de morfolina. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 6,2 mg (40 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,99 min; MS (ESlpos): m/z = 562 (M+H)+.
Ejemplo 221
Ácido trifluoroacético--(2S)-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2 -hidroxipropanamida (1 :1 )

40.0 mg (0,06 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (Intermedio C67) se dispusieron en 2,0 ml de diclorometano con 9,6 mg (0,10 mmol) de trietilamina y se mezclaron 14,3 mg (0,10 mmol) de (2S)-1-cloro-1-oxopropan-2-il-acetato. La mezcla de reacción se agitó durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 39,7 mg (84 % d. t.) del compuesto (2S)-1-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(3-{[(9H-fluoren-9-ilmetoxi)carbonil]amino}propil)amino]-1 -oxopropan-2 -il-acetato.
LC-MS (método 1): Rt = 1,51 min; MS (ESlpos): m/z = 748 (M+H)+.
37.0 mg (0,05 mmol) de (2S)-1-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(3-{[(9H-fluoren-9-ilmetoxi)carbonil]amino}propil)amino]-1-oxopropan-2-il-acetato se agitaron en 1,0 ml de DMF con 0,1 ml de morfolina y 3 gotas de agua durante 10 h a 50 °C. Se añadieron nuevamente 0,1 ml de morfolina y 0,1 ml de agua y se agitaron durante 10 h a 50 °C. Después de añadir 20,5 mg (0,15 mmol) de carbonato de potasio y 72 h de agitación a temperatura ambiente se añadieron 0,1 ml de solución 1 N de NaOH y se agitaron durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 20,5 mg (69 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,89 min; MS (ESlpos): m/z = 484 (M+H)+.
Ejemplo 222
Ácido trifluoroacético— N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2-(metilsulfanil)acetamida (1 :1 )

70,0 mg (0,11 mmol) de 2-(trimetilsilil)etil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato (Intermedio C 70) se dispusieron en 3,0 ml de DMF. Se añadieron 15,5 mg (0,22 mmol) de metanotiolato de sodio y la mezcla de reacción se agitó durante 2 h a 50 °C. La mezcla de reacción se purificó directamente por medio de Rp-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 60,0 mg (84 % d. t.) del compuesto 2-(trimetilsilil)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(metilsulfanil)acetil]amino)propil]carbamato.
LC-MS (método 1): Rt = 1,50 min; MS (ESlpos): m/z = 644 (M+H)+.
40,0 mg (0,06 mol) 2-(trimetMsilM)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(metilsulfanil)acetil]amino)propil]carbamato se disolvieron en 2 , 0 ml de trifluoroetanol y se mezclaron con 21,2 mg (0,16 mmol) de dicloruro de zinc. La mezcla de reacción se agitó durante la noche a 50 °C. La mezcla de reacción se mezcló con 45,4 mg (0,01 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético, se agitó durante 10 min y luego se mezcló con agua (0,1% de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 34,6 mg (91 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,92 min; MS (ESlpos): m/z = 500 (M+H)+.
Ejemplo 223
Ácido trifluoroacético--(2S)-N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}-2 -hidroxipropanamida (1 :1 )

40,0 mg (0,08 mmol) de [3-({(1R)-1-[4-bencil-1-(2,5-difluorofenN)-1H-pirazol-3-N]-2,2-dimetilpropil}amino)propil]carbamato de terc-butilo se disolvieron en 2,0 ml de diclorometano y se mezclaron con 19,7 mg (0,20 mmol) de trietilamina y 29,4 mg (0,20 mmol) de (2S)-1-cloro-1-oxopropan-2-il-acetato. La mezcla de reacción se agitó durante la noche. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 21,2 mg (43 % d. t.) del compuesto (2S)-1-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}{3-[(terc-butoxicarbonil)amino]propil}amino)-1-oxopropan-2-il-acetato.
LC-MS (método 1): Rt = 1,46 min; MS (ESlpos): m/z = 627 (M+H)+.
21,2 mg (0,03 mmol) de (2S)-1-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}{3-[(tercbutoxicarbonil)amino]propil}amino)-1 -oxopropan-2 -il-acetato se disolvieron en 1 , 0 ml de diclorometano, se mezclaron con 77,1 mg (0,68 mmol) de ácido trifluoroacético y se agitaron durante 2 h a temperatura ambiente. Se añadieron otras dos veces 77,1 mg (0,68 mmol) de ácido trifluoroacético y se agitaron cada vez durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se codestiló varias veces con diclorometano y luego se secó a alto vacío. El residuo con la sustancia ácido trifluoroacético--(2S)-1-[(3-aminopropil){(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino]-1-oxopropan-2-il-acetato (1:1) se siguió haciendo reaccionar sin ulterior purificación.
LC-MS (método 1): Rt = 0,92 min; MS (ESlpos): m/z = 527 (M+H)+.
Se disolvieron 26,5 mg (0,04 mmol) de ácido trifluoroacético--(2S)-1-[(3-aminopropil){(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino]-1-oxopropan-2-il-acetato (1:1) en THF/metanol/agua (1,0 ml/1,0 ml/0,05 ml) y se mezclaron con 17,2 mg de carbonato de potasio. La mezcla de reacción se agitó durante la noche a temperatura ambiente. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua; 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 17,3 mg (70 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,91 min; MS (ESlpos): m/z = 485 (M+H)+.
Ejemplo 224
Ácido trifluoroacético-4-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-4-oxobutanoato de metilo (1 :1 )

60.0 mg (0,11 mmol) de 2-(trimetilsilil)etil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (ver la síntesis del intermedio C11) se disolvieron en 1,0 ml de diclorometano y se mezclaron con 19,6 mg (0,25 mmol) de piridina y 35,8 mg (0,24 mmol) de 4-cloro-4-oxobutanoato de metilo. La mezcla de reacción se agitó durante la noche a 40 °C. Se añadieron nuevamente 19,6 mg (0,25 mmol) de piridina y 35,8 mg (0,24 mmol) de 4-cloro-4-oxobutanoato de metilo y se agitaron durante la noche a 40 °C. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HpLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 16,1 mg (22 % d. t.) del compuesto metiM1-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silapentadecan-15-oato.
LC-MS (método 1): Rt = 1,52 min; MS (ESlpos): m/z = 670 (M+H)+.
16.1 mg (0,02 mmol) de 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silapentadecan-15-oato de metilo se disolvieron en 1,0 ml de trifluoroetanol y se mezclaron con 16,4 mg (0,12 mmol) de dicloruro de zinc. La mezcla de reacción se agitó 5 h a 50 °C. La mezcla de reacción se mezcló con 35,1 mg (0,12 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético, se agitó durante 10 min y luego con agua (0,1% de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 11,1 mg (72 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,93 min; MS (ESlpos): m/z = 526 (M+H)+.
Ejemplo 225
Ácido 4-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-4-oxobutanoicoácido trifluoroacético (1 :1 )
9,7 mg (0,02 mmol) de ácido trifluoroacético-4-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-4-oxobutanoato de metilo (1:1) (Ejemplo 224) se dispusieron en THF/metanol/agua (1,0 ml/0,2 ml/0,04 ml) y se mezclaron con 1,3 mg (0,03 mmol) de monohidrato de hidróxido de litio. La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadieron nuevamente 1,3 mg (0,03 mmol) de monohidrato de hidróxido de litio y se agitaron durante la noche a temperatura ambiente. Se añadieron 3,6 mg (0,06 mmol) de HOAc y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua; 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 5,4 mg (57 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,90 min; MS (ESlpos): m/z = 512 (M+H)+.
Ejemplo 226
Ácido (2R)-22-[(3R/S)-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-2,5-dioxopirrolidin-1-il]-2-[({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)metil]-4,20-dioxo-7,10,13,16-tetraoxa-3,19-diazadocosan-1-oico-ácido trifluoroacético (1:2)

10,3 mg (mmol) de R-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1-il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteínaácido trifluoroacético (1:1) (Intermedio F209) se mezclaron en DMF/agua (2,0 ml/0,2 ml) con L-cisteína y se agitaron durante 10 min a temperatura ambiente. La mezcla de reacción se mezcló con agua y directamente se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua; 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 10,3 mg (82 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,84 min; MS (ESlpos): m/z = 1092 (M+H)+.
Ejemplo 227
Ácido trifluoroacético--4-amino-N-(3-aminopropil)-N-{(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}benzamida (2 :1 )

50,0 mg (0,10 mol) de [3-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}amino)propil]carbamato de terc-butilo (Intermedio C6 8 ) se dispusieron en diclorometano y se mezclaron con 54,9 mg (0,22 mmol) de [4-(chlorcarbonil)fenil]carbamato de terc-butilo (Intermedio L71), así como 22,7 mg (0,22 mmol) de trietilamina. La mezcla de reacción se agitó durante la noche a temperatura ambiente y nuevamente se mezclaron con 54,9 mg (0,22 mmol) de [4-(chlorcarbonil)fenil]carbamato de terc-butilo (Intermedio L71), así como 22,7 mg (0,22 mmol) de trietilamina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x40; 10j, flujo:
50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 26,2 mg (37 % d. t.) del compuesto.
[3-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}{4-[(tercbutoxicarbonil)amino]benzoil}amino)propil]carbamato de terc-butilo.
LC-MS (método 1): Rt = 5,34 min; MS (ESIpos): m/z = 732 (M+H)+.
26,2 mg (0,04 mmol) de [3-({(1R)-1-[4-bencil-1-(2,5-difluorofenil)-1H-pirazol-3-il]-2,2-dimetilpropil}{4-[(tercbutoxicarbonil)amino]benzoil}amino)propil]carbamato de terc-butilo se disolvieron en 2 , 0 ml de diclorometano y se mezclaron con 204,1 mg (1,79 mmol) de TFA. La mezcla de reacción se agitó durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 3,4 mg (13 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,92 min; MS (ESIpos): m/z = 532 (M+H)+.
Ejemplo 228
N-acetil-S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-L-cisteína-ácido trifluoroacético (1 :1 )

50.0 mg (0,08 mol) de 2-(trimetilsilil)etil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(cloroacetil)amino]propil}carbamato (Intermedio C70) se suspendieron en 0,30 ml de agua con 66,43 mg de hidrógeno-carbonato de sodio. La suspensión se mezcló con una solución de 144,47 (0,95 mmol) de 1,8-diazabiciclo(5,4,0)undec-7-eno y 51,62 mg (0,32 mmol) de N-acetil-L-cisteína en 3,0 ml de iso-propanol. La mezcla de reacción se agitó durante 2,5 h a 50 °C. La mezcla de reacción se mezcló con agua (0,1 % de TFA) y se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10 j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 55,2 mg (92 % d. t.) del compuesto N-acetil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína.
LC-MS (método 1): Rt = 1,41 min; MS (ESIpos): m/z = 759 (M+H)+.
53.1 mg (69,96 jmol) de N-acetil-S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)-L-cisteína se disolvieron en 5,0 ml de trifluoroetanol y se mezclaron con 57,2 mg (419,76 jmol) de dicloruro de zinc. La mezcla de reacción se agitó 4 h a 50 °C. La mezcla de reacción se mezcló con 122,67 mg (0,42 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético, se agitó durante 10 min y luego se mezcló con agua (0,1% de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Se obtuvieron 32,5 mg (64 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,90 min; MS (ESIpos): m/z = 615 (M+H)+.
Ejemplo 229
N-acetil-S-[2-([3-(L-alanilamino)propil]{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)-2-oxoetil]-L-cisteína-ácido trifluoroacético (1:1)

30,3 mg (41,58 |jmol) de N-acetil-S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-L-cisteína-ácido trifluoroacético (1:1) (Ejemplo 228) se disolvieron en 1,5 ml de DMF y con 8,4 mg (83,15 jmol) de 4-metilmorfolina y 14,65 mg (45,73 jmol) de 2,5-dioxopirrolidin-1-il-N-[(benciloxi)carbonil]-L-alaninato. La mezcla de reacción se agitó durante la noche a temperatura ambiente y luego se añadieron nuevamente 8,4 mg (83,15 jmol) de 4-metilmorfolina. La mezcla de reacción se agitó nuevamente durante la noche a temperatura ambiente. Se añadieron 10,0 mg (0,17 mmol) de ácido acético y la mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 31,2 mg (92 % d. t.) del compuesto N-acetil-S-[2-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({N-[(benciloxi)carbonil]-L-alanil}amino)propil]amino)-2-oxoetil]-L-cisteína.
LC-MS (método 1): Rt = 1,22 min; MS (ESlpos): m/z = 820 (M+H)+.
28,6 mg (0,04 mmol) de N-acetil-S-[2-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[3-({N-[(benciloxi)carbonil]-L-alanil}amino)propil]amino)-2-oxoetil]-L-cisteína se disolvieron en 5,0 ml de etanol y se mezclaron con 2,9 mg de paladio sobre carbón activado (10 %). La mezcla de reacción se hidrogenó durante la noche a presión normal y a temperatura ambiente. La preparación se filtró sobre Celite y la torta filtrante se lavó luego con una mezcla de etanol. Los disolventes se evaporaron al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 250x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se liofilizó. Se obtuvieron 17,4 mg (62 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,85 min; MS (ESlpos): m/z = 6 8 6 (M+H)+.
Ejemplo 230
Ácido trifluoroacético--(2S)-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}tetrahidrofuran-2 -carboxamida (1 :1 )

100.0 mg (0,16 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (Intermedio C67) se disolvieron en 5,0 ml de diclorometano con 71,9 mg (0,71 mmol) de trietilamina y a una solución de cloruro de (2S)-tetrahidrofuran-2-carbonilo recién preparada (preparación: 54,7 mg (0,39 mmol) de ácido (2S)-tetrahidrofuran-2-carboxílico en 0,7 ml de tolueno y se mezclaron con 0,04 ml de cloruro de tionilo y se agitaron durante 1 h a 90 °C. La solución de reacción se siguió haciendo reaccionar en crudo después de enfriar). La mezcla de reacción se agitó durante la noche a temperatura ambiente. Los disolventes se evaporaron al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 44,3 mg (38 % d. t.) del compuesto 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(2S)-tetrahidrofuran-2-ilcarbonil]amino)propil]carbamato.
LC-MS (método 1): Rt = 1,52 min; MS (ESlpos): m/z = 776 (M+HCOOH-H)-.
26.0 mg (0,04 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}[(2S)-tetrahidrofuran-2-ilcarbonil]amino)propil]carbamato se disolvieron en 2,6 ml de DMF y se mezclaron
con 0,26 ml de morfolina. La mezcla de reacción se agitó durante 3 h a temperatura ambiente. La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Se obtuvieron 11,7 mg (53 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,93 min; MS (ESlpos): m/z = 510 (M+H)+.
Ejemplo 231
Ácido 3-({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)propanoico-ácido trifluoroacético (1:1)

53,9 mg (0,08 mmol) de ácido 11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-14-tia-7,11-diaza-2-silaheptadecan-17-oico (Intermedio C69) se disolvieron en 4,0 ml de trifluoroetanol y se mezclaron con 31,4 mg (0,23 mmol) de dicloruro de zinc. La mezcla de reacción se agitó durante la noche a 50 °C. La mezcla de reacción se mezcló con 67,3 mg (0,23 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético, se agitó durante 10 min y luego se mezcló con agua (0,1% de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Se obtuvieron 34,2 mg (66 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,91 min; MS (ESlpos): m/z = 558 (M+H)+.
Ejemplo 232
S-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}homocisteína-ácido trifluoroacético (1:2)

40,0 mg (47,3 jmol) de S-(11-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}-2,2-dimetil-6,12-dioxo-5-oxa-7,11-diaza-2-silatridecan-13-il)homocisteína (Intermedio C11) se disolvieron en 3,0 ml de trifluoroetanol y se mezclaron con 38,7 mg (0,28 mmol) de dicloruro de zinc. La mezcla de reacción se agitó 6 h a 50 °C. La mezcla de reacción se mezcló con 83 mg (0,28 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético, se agitó durante 10 min y luego se mezcló con agua (0,1% de TFA). La purificación se produjo directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Se obtuvieron 32,4 mg (84 % d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,81 min; MS (ESlpos): m/z = 587 (M+H)+.
Ejemplo 233
Ácido trifluoroacético--4-amino-N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}benzamida (2:1)
73,0 mg (0,12 mmol) de 9H-fluoren-9-ilmetil-[3-({(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino)propil]carbamato (Intermedio C67) y 27,8 mg (0,15 mmol) de cloruro de 4-nitrobenzoílo se disolvieron en 2,0 ml de diclorometano y se mezclaron con 15,2 mg (0,15 mmol) de trietliamina. La mezcla de reacción se agitó durante la noche a temperatura ambiente. Se añadió nuevamente la misma cantidad de cloruro de 4-nitrobenzoílo y trietilamina y la mezcla de reacción se agitó durante la noche a temperatura ambiente. El disolvente se evaporó al vacío y el residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Se obtuvieron 39,3 mg (44 % d. t.) del compuesto 9H-fluoren-9-ilmetil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(4-nitrobenzoil)amino]propil}carbamato.
LC-MS (método 1): Rt = 1,54 min; MS (ESlpos): m/z = 783 (M+H)+.
39,3 mg (0,05 mmol) de fluoren-9-ilmetil-{3-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(4-nitrobenzoil)amino]propil}carbamato se disolvieron en 2,0 ml de etanol, se mezclaron con 3,9 mg de hidróxido de palado en carbón activado (20 %) y se hidrogenaron durante la noche a presión normal. La mezcla de reacción se filtró a través de un papel de filtro y la torta filtrante se lavó luego con etanol. El disolvente se evaporó al vacío. El residuo se purificó por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10j, flujo: 50 ml/min, MeCN/agua, 0,1% de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 32,9 mg ( 8 6 % d. t.) del compuesto del título. LC-MS (método 1): Rt = 0,93 min; MS (ESlpos): m/z = 531 (M+H)+.
Ejemplo 234A

5 mg de Cetuximab en 500 jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,2 mg (0,00027 mmol) del intermedio F85 disuelto en 50 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente, se diluyó la preparación con 1900 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,68 mg/ml
Relación fármaco/mAb: 3,8
Ejemplo 234B
5 mg de anti-TWEAKR AK-1 en 269 |jL ml de PBS (c = 18,6 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,2 mg (0,00027 mmol) del intermedio F85 disuelto en 50 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente la preparación se diluyó con 2130 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,57 mg/ml
Relación fármaco/mAb: 3,7
Ejemplo 234I
5 mg de Nimotuzumab en 500 jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,2 mg (0,00027 mmol) del intermedio F85 disuelto en 50 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se diluyó la preparación con 1900 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,93 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 234H
5 mg de Panitumumab en 500 jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 4 h a temperatura ambiente y luego se añadieron 0,2 mg (0,00027 mmol) del intermedio F85 disuelto en 50 jl de DMSO. Después de agitar durante otros 120 min a temperatura ambiente se diluyó la preparación con 1900 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 2,12 mg/ml
Relación fármaco/mAb: 1,4
Ejemplo 235A
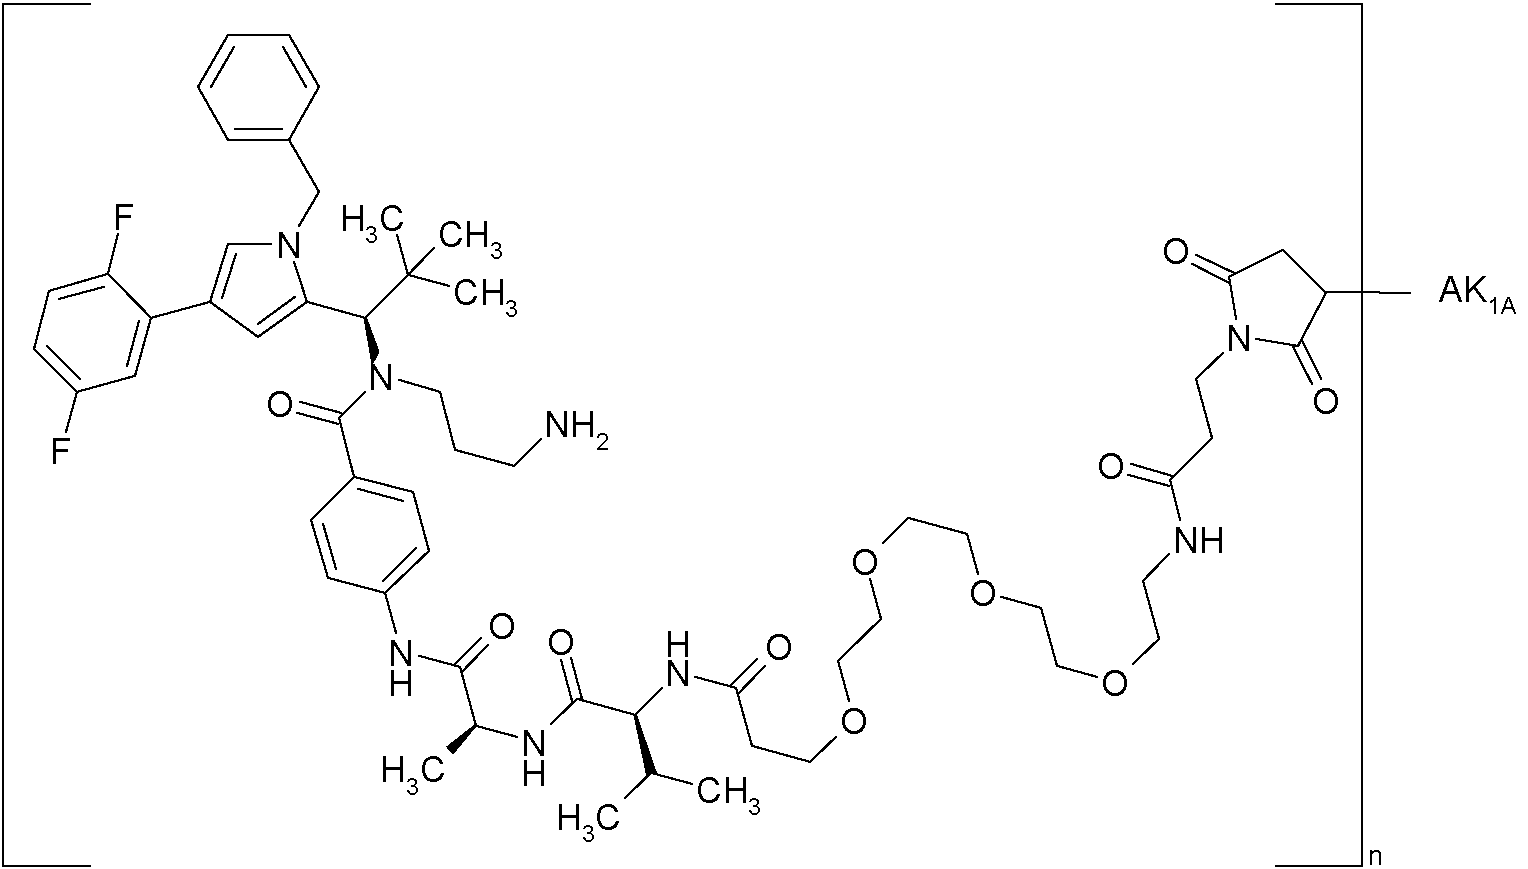
5 mg de Cetuximab en 329 |jL ml de PBS (c = 15,2 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS y luego se diluyó con 2021 jL de tampón de PBS, que previamente se había regulado a pH 8 . La preparación se agitó durante 1 h a temperatura ambiente y luego se añadieron 0,28 mg del intermedio F235 disuelto en 50 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente, la preparación se purificó luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,5 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 235B
5 mg de anti-TWEAKR AK-1 en 269 jL ml de PBS (c = 18,6 mg/ml) se diluyeron análogamente al Ejemplo 235a con tampón de PBS pH 8 a una concentración de 2 mg/ml y se acoplaron con el intermedio F235. ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 0,56 mg/ml
Relación fármaco/mAb: 1,0
Ejemplo 235E
5 mg de Trastuzumab en 370 jL ml de PBS (c = 14,5 mg/ml) se diluyeron análogamente al Ejemplo 235a con tampón de PBS pH 8 a una concentración de 2 mg/ml y se acoplaron con el intermedio F235. ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,67 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 235I
5 mg de Nimotuzumab en 382 jL ml de PBS (c = 13,08 mg/ml) se diluyeron análogamente al Ejemplo 235a con tampón de PBS pH 8 a una concentración de 2 mg/ml y se acoplaron con el intermedio F235. ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,81 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 235H
5 mg de Panitumumab en 74 |jL ml de PBS (c = 67,4 mg/ml) se diluyeron análogamente al Ejemplo 235a con tampón de PBS pH 8 a una concentración de 2 mg/ml y se acoplaron con el intermedio F235. ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,14 mg/ml
Relación fármaco/mAb: 0,9
Ejemplo 236A
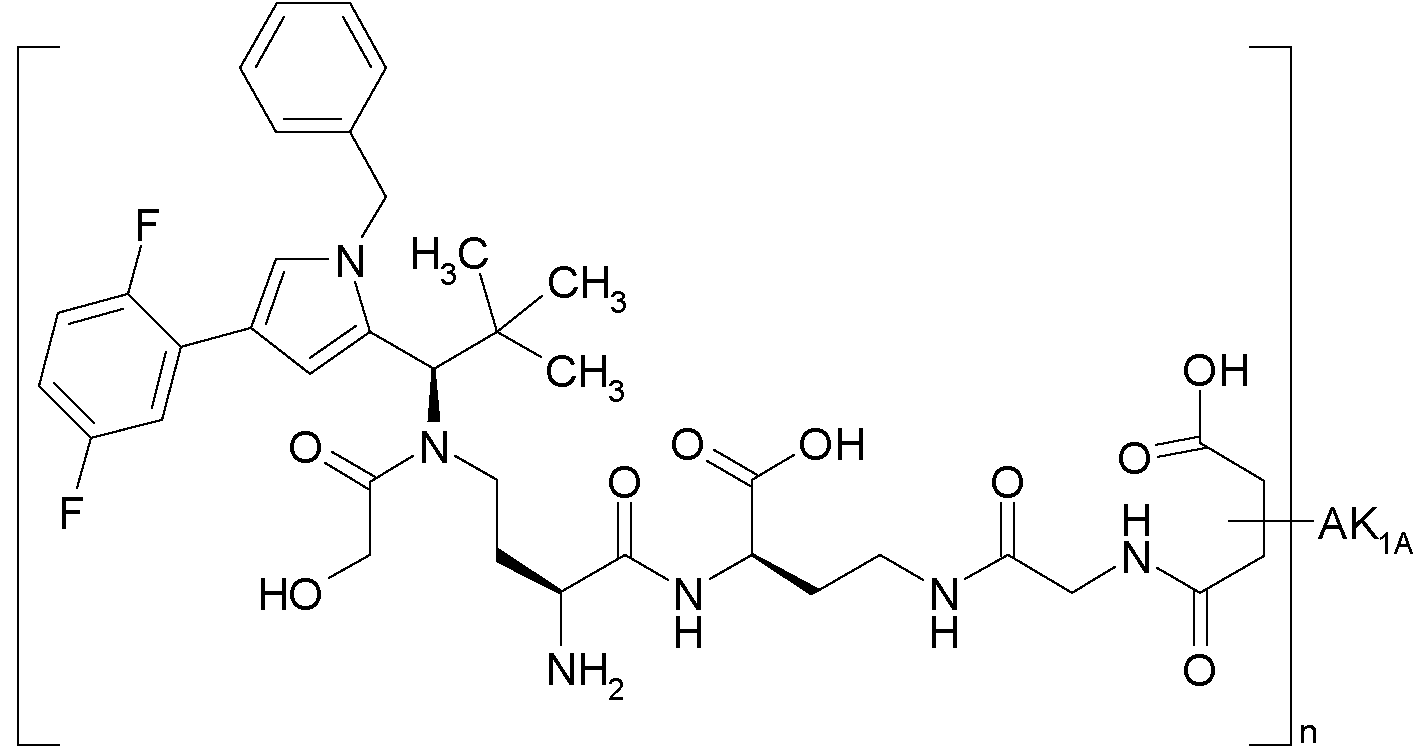
5 mg de Cetuximab en 500 jL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 234a con el intermedio F236. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,85 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 236B
5 mg de anti-TWEAKR AK-1 en 500 jL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 234a con el intermedio F236. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,67 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 236E
5 mg de Trastuzumab en 500 jL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 234a con el intermedio F236. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,67 mg/ml
Relación fármaco/mAb: 3,9
Ejemplo 237A

60 mg de Cetuximab en 4000 |jL ml de PBS (c = 15 mg/ml) se mezclaron bajo argón con una solución de 0,344 mg de TCEP en 100 j l de tampón de PBS. La preparación se agitó durante 1 h a temperatura ambiente y luego se añadieron 3,04 mg (0,003 mmol) del intermedio F209 disuelto en 600 j l de DMSO. Después de otros 90 min de agitación a temperatura ambiente, la preparación se diluyó con tampón de PBS, que previamente se había regulado a pH 8, a 15 ml.
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8. Esta solución se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 13,78 mg/ml
Relación fármaco/mAb: 4,8
Ejemplo 237B
50 mg de anti-TWEAKR AK-1 en 2688 jL ml de PBS (c = 18,6 mg/ml) se mezclaron bajo argón con una solución de 0,287 mg de TCEP en 500 j l de tampón de PBS y se diluyeron con 8812 jL de tampón de PBS, que previamente se había regulado a pH 8. La preparación se agitó durante 1 h a temperatura ambiente y luego se añadieron 2,894 mg (0,003 mmol) del intermedio F209 disuelto en 500 j l de DMSO. Después de otros 90 min de agitación a temperatura ambiente, la preparación se purificó luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8(Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8. Esta solución se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. La proporción de la forma de anillo abierto se determinó en este lote directamente después de la síntesis con 23%. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 11,1 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 237I
60 mg de Nimotuzumab en 4587 jL ml de PBS (c = 13,08 mg/ml) se acoplaron análogamente al Ejemplo 237a con el intermedio F209. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 15,88 mg/ml
Relación fármaco/mAb: 4,0
Ejemplo 238A

5 mg de Cetuximab en 500 pL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 pl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,22 mg (0,00027 mmol) del intermedio F238 disuelto en 50 pl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se diluyó la preparación con 1900 pl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,89 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 238B
5 mg de anti-TWEAKR AK-1 en 500 pL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 238a con el intermedio F238. ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,66 mg/ml
Relación fármaco/mAb: 3,1
En estas condiciones de acoplamiento, había un 26% de ADC en forma de las amidas de ácido succínico de cadena abierta hidrolizadas ligadas con el anticuerpo.
Ejemplo 238E
5 mg de Trastuzumab en 500 pL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 238a con el intermedio F238. ADC preparado de esta manera también puede estar ligado parcialmente en forma de amidas de ácido succínico de cadena abierta hidrolizada con el anticuerpo. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 239A

5 mg de Cetuximab en 458 |jL ml de PBS (c = 10,92 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se diluyó con 1892 jl de tampón de PBS, que previamente se había regulado a pH 8 y se agitó durante 1 h a temperatura ambiente. Luego se añadieron 0,19 mg (0,00027 mmol) del intermedio F217 disuelto en 100 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se purificó la preparación a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,86 mg/ml
Relación fármaco/mAb: 2,8
Ejemplo 239B
5 mg de anti-TWEAKR AK-1 en 269 jL ml de PBS (c = 18,6 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se diluyó con 2081 jl de tampón de PBS, que previamente se había regulado a pH 8 y se agitó durante 1 h a temperatura ambiente. Luego se añadieron 0,19 mg (0,00027 mmol) del intermedio F217 disuelto en 100 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se purificó la preparación a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,28 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 239I
5 mg de Nimotuzumab en 382 jL ml de PBS (c = 13,1 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se diluyó con 1968 jl de tampón de PBS, que previamente se había regulado a pH 8 y se agitó durante 1 h a temperatura ambiente. Luego se añadieron 0,19 mg (0,00027 mmol) del intermedio F217 disuelto en 100 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se purificó la preparación a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,32 mg/ml
Relación fármaco/mAb: 2,9
En el caso de esta preparación de ADS, se calculó una proporción de la forma de amida de ácido succínico de anillo abierto del 89%.
Ejemplo 239H
5 mg de Panitumumab en 74 jL ml de PBS (c = 67,5 mg/ml) se mezclaron bajo argón con una solución de 0,048 mg de TCEP en 83 jl de tampón de PBS. La preparación se diluyó con 2243 jl de tampón de PBS, que previamente se
había regulado a pH 8 y se agitó durante 4 h a temperatura ambiente. Luego se añadieron 0,19 mg (0,00027 mmol) del intermedio F217 disuelto en 100 |jl de DMSO. La preparación se agitó durante la noche a temperatura ambiente. La solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,33 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 240A

50 mg de Cetuximab en 4579 jL ml de PBS (c = 10,92 mg/ml) se mezclaron bajo argón con una solución de 0,29 mg de TCEP en 500 jl de tampón de PBS. La preparación se diluyó con 7421 jl de tampón de PBS, que previamente se había regulado a pH 8 y se agitó durante 1 h a temperatura ambiente. Luego se añadieron 1,4 mg (0,0027 mmol) del intermedio F213 disuelto en 500 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se purificó la preparación a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 15,63 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 240B
5 mg de anti-TWEAKR AK-1 en 500 jL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 239a con el intermedio F213. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 0,9 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 240E
5 mg de Trastuzumab en 500 jL ml de PBS (c = 10 mg/ml) se acoplaron análogamente al Ejemplo 239a con el intermedio F213. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,4 mg/ml
Relación fármaco/mAb: 2,1
Ejemplo 241A

30 mg de Cetuximab en 3 ml ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,172 mg de TCEP en 300 |jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 1,36 mg (1,6 jmol) del intermedio F241 gelost en 330 jl de DMSO. Después de 20 h de agitación a temperatura ambiente la preparación se diluyó con 1,37 ml de tampón de PBS y se eluyó a través de la columna PD 10 (Sephadex® G-25, GE Healthcare) con tampón de PBS. Luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 9,98 mg/ml
Relación fármaco/mAb: 3,3
Ejemplo 241B
Se usaron aquí para el acoplamiento con el intermedio F2415 mg de anti-TWEAKR AK-1 en PBS (c = 10 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,39 mg/ml
Relación fármaco/mAb: 3,9
Ejemplo 241E
Se usaron aquí para el acoplamiento con el intermedio F241 5 mg de Trastuzumab en PBS (c = 10 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,83 mg/ml
Relación fármaco/mAb: 4,7
Ejemplo 241I
Se usaron aquí para el acoplamiento con el intermedio F241 5 mg de Nimotuzumab en PBS (c =10 mg/ml). El acoplamiento con el anticuerpo se llevó a cabo después de reducción de TCEP bajo agitación durante la noche antes de comenzar la posterior elaboración por medio de purificación con Sephadex. La preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS.
Concentración de la proteína: 1,6 mg/ml
Relación fármaco/mAb: 4,0
Ejemplo 242A

5 mg de Cetuximab en 500 |jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,22 mg (0,00027 mmol) del intermedio F242 disuelto en 50 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se diluyó la preparación con 1900 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,7
Ejemplo 242B
5 mg de anti-TWEAKR AK-1 en 500 jL PBS (c = 10 mg/ml) se acoplaron tal como se describió bajo el Ejemplo 242A con 0,22 mg del intermedio F242. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,54 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 242E
5 mg de Trastuzumab en 500 jL PBS (c = 10 mg/ml) se acoplaron tal como se describió bajo el Ejemplo 242A con 0,22 mg del intermedio F242. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,76 mg/ml
Relación fármaco/mAb: 3,6
Ejemplo 243A

5 mg de Cetuximab en 500 pL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 pl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,23 mg (0,00027 mmol) del intermedio F243 disuelto en 50 pl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se diluyó la preparación con 1900 pl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,92 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 243B
5 mg de anti-TWEAKR AK-1 en 500 pL PBS (c = 10 mg/ml) se acoplaron tal como se describió bajo el Ejemplo 243A con 0,23 mg del intermedio F243. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,63 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 243E
5 mg de Trastuzumab en 500 pL PBS (c = 10 mg/ml) se acoplaron tal como se describió bajo el Ejemplo 243A con 0,23 mg del intermedio F243. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,8 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 243I
5 mg de Nimotuzumab en 500 pL PBS (c = 10 mg/ml) se acoplaron tal como se describió bajo el Ejemplo 243A con 0,23 mg del intermedio F243. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,87 mg/ml
Relación fármaco/mAb: 3,1
Ejemplo 244A

Se usaron aquí para el acoplamiento con el intermedio F244 5,0 mg de Cetuximab PBS (c = 23,10 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 2,12 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 244B
Se usaron aquí para el acoplamiento con el intermedio F244 5,0 mg anti-TWEAK AK-1 PBS (c = 18,60 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 1,65 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 244E
Se usaron aquí para el acoplamiento con el intermedio F244 5,0 mg de Trastuzumab en PBS (c = 13,50 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 244I
Se usaron aquí para el acoplamiento con el intermedio F244 5,0 mg de Nimotuzumab en PBS (c = 13,08 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir.
Concentración de la proteína: 1,91 mg/ml
Relación fármaco/mAb: 2,9
Ejemplo 245A

5 mg de Cetuximab en 500 |jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,24 mg (0,00027 mmol) del intermedio F245 disuelto en 50 jl de DMSO. Después de otros 90 min de agitación a temperatura ambiente se diluyó la preparación con 1900 jl de tampón de PBS, que previamente se había regulado a pH 8 .
Esta solución se vertió luego a través de una columna PD 10 equilibrada con tampón de PBS pH 8 (Sephadex® G-25, GE Healthcare) y se eluyó con tampón de PBS pH 8 . El eluato se agitó durante la noche a temperatura ambiente bajo argón y luego se concentró por ultracentrifugación y se volvió a diluir con tampón de PBS (pH 7,2). Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,69 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 245B
5 mg de anti-TWEAKR AK-1 en 500 jL PBS (c = 10 mg/ml) se acoplaron tal como se describir bajo el Ejemplo 245A con 0,24 mg del intermedio F245. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,51 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 245E
5 mg de Trastuzumab en 500 jL PBS (c = 10 mg/ml) se acoplaron tal como se describir bajo el Ejemplo 245A con 0,24 mg del intermedio F245. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,8 mg/ml
Relación fármaco/mAb: 3,5
Ejemplo 245I
5 mg de Nimotuzumab en 500 jL PBS (c = 10 mg/ml) se acoplaron tal como se describir bajo el Ejemplo 245A con 0,24 mg del intermedio F245. Una parte de ADC también puede estar presente en estas condiciones también en la forma de anillo cerrado. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,65 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 246
Ácido 4-[(2-{[(2R)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-2-carboxietil]amino}-2-oxoetil)amino]-3-{[(2R)-2-amino-2
carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)
y
ácido 4-[(2-{[(2R)-2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)-2-carboxietil]amino}-2-oxoetil)amino]-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)

Primero se convirtió la L-cisteína con 1-({[2-(trimetilsilil)etoxi]carbonil}oxi)pirrolidin-2,5-diona en DMF en presencia de W,W-diisopropiletilamina en N-{[2-(trimetilsilil)etoxi]carbonil}-L-cisteína.
11 mg (0,013 mmol) del intermedio F193 y 8 mg (0,016 mmol) de N-{[2-(trimetilsilil) etoxi]carbonil}-L-cisteína se disolvieron 3 ml de DMF y la preparación se agitó durante 20 h a temperatura ambiente. Luego se concentró y el residuo se purificó por HPLC preparativa.
Después de combinar las correspondientes fracciones y evaporar los disolventes al vacío, el residuo se disolvió en 2 ml de THF/agua 1:1. Se añadieron 19 |jL de una solución acuosa 2 M de hidróxido de litio y la preparación se agitó durante 1 h a temperatura ambiente. Luego se añadieron nuevamente 19 jL de la solución acuosa 2 M de hidróxido de litio y la preparación se agitó durante la noche a temperatura ambiente. Luego se neutralizó con un ácido clorhídrico 1 M, el disolvente se evaporó al vacío y el residuo se purificó por HPLC preparativa. Se obtuvieron 4,1 mg (38% d. t.) de los intermedios protegidos regioisoméricos en forma de espuma incolora erhalten.
LC-MS (método 1): Rt = 1,03 min (breit); MS (ESlpos): m/z = 1020 (M+H)+.
En la última etapa se disolvieron 4,1 mg (0,004 mmol) de este intermedio en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 3 mg (0,022 mmol) de cloruro de zinc y la preparación se agitó durante 1 h a 50 °C. Luego se añadieron 6 mg (0,022 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y 2 ml de un ácido trifluoroacético acuoso al 0,1% y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 5 mg (cuant.) del compuesto del título como mezcla regioisomérico en la relación 20:80.
LC-MS (método 1): Rt = 0,78 min (ancho); MS (ESlpos): m/z = 876 (M+H)+.
LC-MS (método 5): Rt = 2,36 min y 2,39 min; MS (ESlpos): m/z = 876 (M+H)+.
Ejemplo 247A
5 mg de Cetuximab en 500 |jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,264 mg (0,27 jmol) del intermedio F247 disuelto en 50 jl de DMSO. Después de 20 h de agitación a temperatura ambiente se diluyó la preparación con 1,9 ml de tampón de PBS y se eluyó a través de una columna PD 10 (Sephadex® G-25, GE Healthcare) con tampón de PBS. Luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,66 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 247B
Se usaron aquí para el acoplamiento con el intermedio F2475 mg de anti-TWEAKR AK-1 en PBS (c = 10 mg/ml) y el acoplamiento y la elaboración se llevaron a cabo tal como se describió en el Ejemplo 247A.
Concentración de la proteína: 1,49 mg/ml
Relación fármaco/mAb: 2,6
Ejemplo 247E
Se usaron aquí para el acoplamiento con el intermedio F2475 mg de Trastuzumab en PBS (c = 10 mg/ml) y el acoplamiento y la elaboración se llevaron a cabo tal como se describió en el Ejemplo 247A.
Concentración de la proteína: 1,67 mg/ml
Relación fármaco/mAb: 2,3
Ejemplo 247I
Se usaron aquí para el acoplamiento con el intermedio F247 5 mg de Nimotuzumab en PBS (c = 10 mg/ml) y el acoplamiento y la elaboración se llevaron a cabo tal como se describió en el Ejemplo 247A.
Concentración de la proteína: 1,62 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 248A

Aquí se usaron análogamente al Ejemplo 5A para el acoplamiento con el intermedio F2485 mg de Cetuximab en PBS (c = 10,92 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Una parte de ADC así preparado puede estar presente en forma de las amidas de ácido succínico de cadena abierta hidrolizadas ligadas con el anticuerpo.
Concentración de la proteína: 2,06 mg/ml
Relación fármaco/mAb: 3,8
Ejemplo 248B
Aquí se usaron análogamente al Ejemplo 5B para el acoplamiento con el intermedio F2485 mg de anti-TWEAKR AK-1 en PBS (c = 18,6 mg/ml) y la preparación se concentró después de la purificación con Sephadex por ultracentrifugación y se volvió a diluir con PBS. Una parte de ADC así preparado puede estar presente en forma de las amidas de ácido succínico de cadena abierta hidrolizadas ligadas con el anticuerpo.
Concentración de la proteína: 1,84 mg/ml
Relación fármaco/mAb: 4,1
Ejemplo 249
S-{1-[6-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)hexil]-2,5-dioxopirrolidin-3-il}-L-cisteína-ácido trifluoroacético (1:1)

11 mg (14 |jmol) del intermedio F179 se extrajeron en 2,2 ml de DMF y se mezclaron con 3,3 mg (27 |jmol) de L-cisteína. La mezcla de reacción se agitó durante 3 h a temperatura ambiente y luego se concentró al vacío. El residuo se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 7,3 mg (58% d. t.) del compuesto del título en forma de espuma incolora. LC-MS (método 4): Rt = 1,04 min; MS (Elpos): m/z = 813 [M+H]+.
Ejemplo 250
Acido 4-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)
y
ácido 4-{[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etil]amino}-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1:1)

10 mg (0,013 mmol) del intermedio F85 y 5,3 mg (0,02 mmol) de N-{[2-(trimetilsilil) etoxi]carbonil}-L-cisteína se disolvieron en 3 ml de DMF y la preparación se agitó durante 3 días a temperatura ambiente. Luego se concentró y el residuo se purificó por HPLc preparativa. Después de combinar las correspondientes fracciones y evaporar los disolventes al vacío el residuo se disolvió en 2 ml de THF/agua 1:1. Se añadieron 9 jL de una solución acuosa 2 M de hidróxido de litio y la preparación se agitó durante 1 h a temperatura ambiente. Luego la preparación se reguló con un ácido clorhídrico 1 M a un valor pH de ~3, el disolvente se evaporó al vacío y el residuo se purificó por HPLC preparativa. Se obtuvieron 3 mg (24% d. t. a través de 2 etapas) de los intermedios protegidos regioisoméricos en forma de espuma incolora.
LC-MS (método 5): Rt = 3,39 min y 3,43 min; MS (ESlpos): m/z = 919 (M+H)+.
En la última etapa se disolvieron 3 mg (0,0033 mmol) de este intermedio en 3 ml de 2,2,2-trifluoroetanol. Se añadieron 2,2 mg (0,016 mmol) de cloruro de zinc y la preparación se agitó durante 3,5 h a 50 °C. Luego se añadieron 4,8 mg
(0,016 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 1 mg (33% d. t.) del compuesto del título como mezcla regioisomérico en la relación 43:34. Otro isómero estaba representado con el 23% en la mezcla isomérica (RT = 2,51).
LC-MS (método 5): Rt = 2,57 min y 2,62 min; MS (ESIpos): m/z = 775 (M+H)+.
Ejemplo 251
S-(1-{2-[2-({(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}amino)etoxi]etil}-2,5-dioxopirrolidin-3-il)-L-cisteína-ácido trifluoroacético (1:1)

3 mg (4 pmol) del intermedio F248 se extrajeron en 2 ml de DMF y se mezclaron con 0,9 mg (8 pmol) de L-cisteína. La mezcla de reacción se agitó durante 18 h a temperatura ambiente y luego se concentró al vacío. El residuo se purificó por medio de HPLC preparativa. Las correspondientes fracciones se concentraron y después de liofilizar el residuo de acetonitrilo / agua quedaron 1,1 mg (32% d. t.) del compuesto del título en forma de un sólido blanco. LC-MS (método 1): Rt = 0,78 min; MS (Elpos): m/z = 801 [M+H]+.
Ejemplo 252
Ácido (3R,7S)-7-amino-17-{[(2R)-2-amino-2-carboxietil]sulfanil}-3-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-4-glicoloil-2,2-dimetil-8,16-dioxo-12-oxa-4,9,15-triazanonadecan-19-oico-ácido trifluoroacético (1:1)
y
ácido (3R,7S)-7-amino-18-{[(2R)-2-amino-2-carboxietil]sulfanil}-3-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-4-glicoloil-2,2-dimetil-8,16-dioxo-12-oxa-4,9,15-triazanonadecan-19-oico-ácido trifluoroacético (1:1)

8 mg (0,010 mmol) del intermedio protegido del intermedio F248 y 5,1 mg (0,02 mmol) de N-{[2-(trimetilsilil)etoxi]carbonil}-L-cisteína se disolvieron en 3 ml de DMF y la preparación se agitó durante 18 h a temperatura ambiente y luego se trató durante 2 h en baño de ultrasonido. Luego se concentró y el residuo se purificó por HPLC preparativa. Después de combinar las correspondientes fracciones y evaporar los disolventes al vacío el residuo se disolvió en 2 ml de THF/agua 1:1. Se añadieron 15 pL de una solución acuosa 2 M de hidróxido de litio y la preparación 1 se agitó durante 5 min a temperatura ambiente. Luego la preparación se reguló con un ácido clorhídrico 1 M a un valor pH de ~3, se diluyó con 20 ml de solución de cloruro de sodio y se extrajo dos veces con 20 ml acetato de etilo. La fase orgánica se secó sobre sulfato de magnesio, se concentró y el residuo se liofilizó en acetonitrilo / agua. Se obtuvieron 8,4 mg (78% d. t. en 2 etapas) de los intermedios protegidos regioisoméricos en forma de espuma incolora.
LC-MS (método 1): Rt = 1,44 min y 3,43 min; MS (ESIpos): m/z = 1107 (M+H)+.
En la última etapa se disolvieron 8 mg (0,007 mmol) de este intermedio en 5 ml de 2,2,2-trifluoroetanol. Se añadieron 9,8 mg (0,072 mmol) de cloruro de zinc y la preparación se agitó durante 1,5 h a 50 °C. Luego se añadió ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se evaporó al vacío. El residuo se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se
obtuvieron 4 mg (59% d. t.) del compuesto del título como mezcla regioisomérico en la relación 31:67.
LC-MS (método 1): Rt = 0,79 min y 0,81 min; MS (ESIpos): m/z = 819 (M+H)+.
Ejemplo 253
Acido 4-({2-[(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)amino]etil}amino)-3-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1 :1 )
y
ácido 4-({2-[(N-{(2S)-2-amino-4-[{(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}(glicoloil)amino]butanoil}-beta-alanil)amino]etil}amino)-2-{[(2R)-2-amino-2-carboxietil]sulfanil}-4-oxobutanoico-ácido trifluoroacético (1 :1 )

Los compuestos del título isoméricos se prepararn análogamente al Ejemplo 250 a partir del Intermedio F84 y N-{[2-(trimetilsilil) etoxi]carbonil}-L-cisteína.
Ejemplo 254A

5 mg de Cetuximab en 500 |jL ml de PBS (c = 10 mg/ml) se mezclaron bajo argón con una solución de 0,029 mg de TCEP en 50 jl de tampón de PBS. La preparación se agitó durante 30 min a temperatura ambiente y luego se añadieron 0,264 mg (0,27 jmol) del intermedio F254 diluido en 50 jl de DMSO. Después de 20 h de agitación a temperatura ambiente se diluyó la preparación con 1,9 ml de tampón de PBS y se eluyó a través de una columna PD 10 (Sephadex® G-25, GE Healthcare) con tampón de PBS. Luego se concentró por ultracentrifugación, se volvió a diluir con tampón de PBS (pH 7,2) y nuevamente se concentró. El lote de ADC obtenido se caracterizó de la siguiente manera:
Concentración de la proteína: 1,74 mg/ml
Relación fármaco/mAb: 2,2
Ejemplo 254B
Se usaron aquí para el acoplamiento con el intermedio F2545 mg de anti-TWEAKR AK-1 en PBS (c = 10 mg/ml) y el acoplamiento y la elaboración se llevaron a cabo tal como se describió en el Ejemplo 254A.
Concentración de la proteína: 1,8 mg/ml
Relación fármaco/mAb: 2,5
Ejemplo 254E
Se usaron aquí para el acoplamiento con el intermedio F254 5 mg de Trastuzumab en PBS (c = 10 mg/ml) y el acoplamiento y la elaboración se llevaron a cabo tal como se describió en el Ejemplo 254A.
Concentración de la proteína: 1,74 mg/ml
Relación fármaco/mAb: 2,4
Ejemplo 254I
Se usaron aquí para el acoplamiento con el intermedio F254 5 mg de Nimotuzumab en PBS (c = 10 mg/ml) y el acoplamiento y la elaboración se llevaron a cabo tal como se describió en el Ejemplo 254A.
Concentración de la proteína: 1,73 mg/ml
Relación fármaco/mAb: 2,0
Ejemplo 255
Acido (2R,28R)-28-amino-2-[({2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}sulfanil)metil]-25-(carboximetil)-4,20,24-trioxo-7,10,13,16-tetraoxa-26-tia-3,19,23-triazanonacosan-1,29-dioico-ácido trifluoroacético (1:2) y
ácido (1R,28R,34R)-1-amino-33-(3-aminopropil)-34-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-35,35-dimetil-6,10,26,32-tetraoxo-14,17,20,23-tetraoxa-3,30-ditia-7,11,27,33-tetraazahexatriacontan-1,4,28-tricarboxílico-ácido trifluoroacético (1:2)

20 mg (0,018 mmol) de R-{2-[(3-aminopropil){(1R)-1-[1-bencil-4-(2,5-difluorofenil)-1H-pirrol-2-il]-2,2-dimetilpropil}amino]-2-oxoetil}-N-[19-(2,5-dioxo-2,5-dihidro-1H-pirrol-1 -il)-17-oxo-4,7,10,13-tetraoxa-16-azanonadecan-1-oil]-L-cisteína-ácido trifluoroacético (1:1) (Intermedio F209) y 9,78 mg (0,036 mmol) de N-{[2-(trimetilsilil) etoxi]carbonil}-L-cisteína se disolvieron en 2 ml de DMF y la preparación se agitó durante 18 h a temperatura ambiente. La mezcla de reacción se evaporó al vacío. El residuo (47,7 mg) se disolvió en 3 ml de THF/agua 1:1. Se añadieron 0,08 ml de una solución acuosa 2 M de hidróxido de litio y la preparación se agitó durante 1 hora a temperatura ambiente. Luego se reguló la preparación con 9,26 mg (0,15 mmol) de ácido acético a un valor pH de ~7. La mezcla de reacción se purificó directamente por medio de RP-HPLC preparativa (columna: Reprosil 125x30; 10|j, flujo: 50 ml/min, MeCN/agua; 0,1 % de TFA). Los disolventes se evaporaron al vacío y el residuo se secó a alto vacío. Se obtuvieron 15,3 mg (29% en 2 etapas) de los intermedios protegidos regioisoméricos.
LC-MS (método 6): Rt = 12,26 min y 12,30 min; MS (ESlpos): m/z = 1254 (M+H)+.
En la última etapa se disolvieron 15,3 mg (0,01 mmol) de este intermedio en 2 ml de 2,2,2-trifluoroetanol. Se añadieron 6,1 mg (0,05 mmol) de cloruro de zinc y la preparación se agitó durante 2 h a 50 °C. Luego se añadieron 13,1 mg (0,05 mmol) de ácido etilendiamin-N,N,N',N'-tetraacético y el disolvente se purificó por medio de HPLC preparativa. Después de concentrar las fracciones correspondientes y liofilizar el residuo de acetonitrilo / agua, se obtuvieron 11,9 mg (79,5%) del compuesto del título como mezcla regioisomérico.
LC-MS (método 1): Rt = 0,85 min; MS (ESlpos): m/z = 1110 (M+H)+.
Ejemplo 256
Ácido (3R)-6-{(11S,15R)-11-amino-15-[1-bencil-4-(2,5-difluorofenM)-1H-pirrol-2-il]-14-glicoloil-16,16-dimetil-2,5,10-trioxo-3,6,9,14-tetraazaheptadec-1-il}-5-oxotiomorfolin-3-carboxílico-ácido trifluoroacético (1:1)

4 mg (0,004 mmol) del compuesto del Ejemplo 135 se disolvieron en 4 ml de THF/agua y se mezclaron con 48 |jL de una solución acuosa 2 molar de hidróxido de litio. La preparación se agitó durante 1 h a temperatura ambiente y luego se concentró y se purificó por medio de HPLC preparativa. Después de combinar, concentrar y liofilizar en acetonitrilo / agua las correspondientes fracciones, se obtuvieron 2,4 mg (60% d. t.) del compuesto del título.
LC-MS (método 1): Rt = 0,86 min; MS (Elpos): m/z = 814 [M+H]+.
C: Evaluación de la efectividad biológica
El efecto biológico de los compuestos de acuerdo con la invención puede determinarse mediante los ensayos descritos a continuación:
m. C-1a Determinación de la acción citótóxica contra los ADCs dirigidos contra TWEAKR
El análisis de la acción citotóxica de los anti-TWEAKR-ADCs tiene lugar sobre diversas cepas de células:
NCI-H292: células de carcinoma pulmonar mucoepidermoide humano, ATCC-CRL-1848, medio estándar. RPMI 1640 (Biochrom; #FG1215, glutamina estable) FCS al 10% (Biochrom; #S0415), TWEAKR-positivo, EGFR-positivo.
BxPC3 : células cancerosas de páncreas humano, ATCC-CRL-1687, medio estándar: RPMI 1640 (Biochrom; #FG1215, glutamina estable) FCS al 10% (Biochrom; #S0415), TWEAKR-positivo.
KPL4: células de cáncer de mama humano, medio estándar: RPMI 1640 GlutaMAX I FBS al 10%, banco de células, Bayer Pharma AG (identidad al 19.7.2012, verificado y confirmado por DSMZ ), Berlín, ERBB2-positivo. El cultivo de las células tiene lugar de acuerdo con métodos estándar, como se indica para el ATCC (American Tissue Culture Collection) para las líneas de células correspondientes.
Ensayo MTT
Para la realización las células fueron disueltas con una solución de acutasa en PBS (Biochrom AG #L2143), se las pelletizó, resuspendió en medio de cultivo, se las contó y se sembraron en una placa de cultivo de 96 cavidades de fondo blanco (Costar #3610) (a razón de 1.000-2.000 células en 100 jl/cavidad en función de las células utilizadas), y se las sometió a incubación en gabinete de incubación a 37°C y dióxido de carbono al 5%. Después de 48 horas se aplicaron los conjugados anticuerpo-principio activo en 10 |jl de medio de cultivo en concentraciones de 10'5M a 10' 13M sobre las células (por triplicado) y se sometió a incubación en el gabinete de incubación a 37 °C y bajo dióxido de carbono al 5%. Después de 72 horas tuvo lugar la detección de la proliferación con ayuda del ensayo MTT (ATCC, Manassas, Virginia, EE.UU., Catálogo r. 30-1010K). Después de transcurrido el tiempo de incubación elegido se incubó el reactivo MTT durante cuatro horas con las células, antes de que tuviera lugar mediante la adición de detergente, la lisis de las células durante la noche. La detección del colorante formado tuvo lugar a 570 nm. La proliferación de las células sin sustancia de ensayo, pero por demás tratadas idénticamente, fue definida como el valor 1 0 0 %.
Ensayo CTG
El cultivo de las células tuvo lugar de acuerdo con el método estándar, con los medios de cultivo indicados bajo C-1. Para la realización se disolvieron las células con una solución de tripsina (0,05%) y EDTA (0,02%) en PBS (Biochrom
AG #L2143), se las pelletizó, resuspendió en medio de cultivo, se las contó y se sembraron en una placa de cultivo de 96 cavidades con fondo blanco (Costar #3610) (a razón de 75 pl/cavidad, siguiente número de células por cavidad: NCI-H292: 2.500 células/cavidad, BXPC3 2500 células/cavidad) y se sometieron a incubación en el gabinete de incubación a 37 °C y bajo dióxido de carbono al 5%. Después de 24 horas se aplicaron los conjugados anticuerpoprincipio activo en 25 pl de medio de cultivo (concentrado cuatro veces), sobre las células, de manera tal que las concentraciones finales del conjugado anticuerpo-principio activo llegaron a valores de 10-7 M a 3 x 10-11 M sobre las células (por triplicado). Seguidamente se sometieron las células a incubación en el gabinete de incubación a 37° y bajo dióxido de carbono al 5%. En una placa paralela se determinó la vitalidad de las células al inicio del tratamiento con principio activo (día 0) con el ensayo Cell Titer Glow (CTG) Luminescent Cell Viability Assay (Promega #G7573 y #G7571). A tal efecto se añadieron por conjunto de células 100 pl del sustrato, seguidamente se recubrieron las placas con foil de aluminio, se la sometió a agitación durante dos minutos con un agitador de placas a 180 rpm, se dejó en reposo durante ocho minutos en reposo sobre la mesa de laboratorio y seguidamente se midió con un Luminómetro (Victor X2, Perkin Elmer). El sustrato detecta el contenido de ATP en las células vivas, con lo cual se genera una señal de luminiscencia, cuya intensidad es directamente proporcional a la vitalidad de las células. Después de 72 horas de incubación con los conjugados anticuerpo-principio activo se determinó ahora también en estas células la vitalidad mediante el ensayo Cell Titer Glow Luminescent Cell Viability Assay como anteriormente descrito. A partir de los datos medidos se calculó el IC50 de la inhibición del crecimiento en comparación con el día 0 bajo utilización de la planilla de análisis de DRC (Dose Response Curve, curva de dosis respuesta) con ayuda de una adaptación de cuatro parámetros. La planilla de análisis de DRC es una planilla Biobook desarrollada por Bayer Pharma AG y Bayer Business Services sobre la plataforma IDBS E-WorkBook Suite (IDBS: ID Business Solutions Ltd., Guildford, RU).
En las siguientes Tablas 1a,1b y 1c se han consignado los valores de IC50 de ejemplos de realización representativos con los anticuerpos anti-TWEAKR obtenidos con este ensayo:
Tabla 1a

Tabla 1b

continuación

Tabla 1c

Los datos de efectividad consignados se relacionan con los ejemplos de realización descritos en la presente parte experimental con las relaciones fármaco/mAB indicados. Los valores pueden ser eventualmente distintos al caso de otras relaciones fármaco/mAb. En cuanto a los valores de IC50 se trata de valores medios de varios experimentos independientes o de valores individuales. La acción de los conjugados TWEAKR-anticuerpo-principio activo fue selectiva versus los correspondientes isotipos de control, que contenían el enlazador y toxóforo correspondiente en cada caso.
En la siguiente Tabla 2 se han consignado los valores de IC50 de ejemplos de realización representativos con los anticuerpos Cetuximab obtenidos con el ensayo MTT:
Tabla 2

(continuación)

(continuación)

(continuación)

Los datos de efectividad consignados se relacionan con los ejemplos de realización descritos en la presente parte experimental con las relaciones fármaco/mAB indicados. Los valores pueden eventualmente debe ser distintos al caso de otras relaciones fármaco/mAb. En cuanto a los valores de IC50 se trata de valores medios de varios experimentos independientes o de valores individuales. La acción de los conjugados Cetuximab-anticuerpo-principio activo fue
selectiva versus los correspondientes isotipos de control, que contenían el enlazador y toxóforo correspondiente en cada caso.
En la siguiente Tabla 3 se han consignado los valores de IC50 de ejemplos de realización representativos con los anticuerpos Trastuzumab obtenidos con el ensayo MTT:
Tabla 3

continuación

Los datos de efectividad consignados se relacionan con los ejemplos de realización descritos en la presente parte experimental con las relaciones fármaco/mAB indicados. Los valores pueden eventualmente debe ser distintos al caso de otras relaciones fármaco/mAb. En cuanto a los valores de IC50 se trata de valores medios de varios experimentos independientes o de valores individuales. La acción de los conjugados Trastuzumab -anticuerpo-principio activo fue selectiva versus los correspondientes isotipos de control, que contenían el enlazador y toxóforo correspondiente en cada caso.
C-1b Determinación de la inhibición de la proteína de huso de quinesina KSP/ Eg5 mediante ejemplos seleccionados
El dominio motor de la proteína de huso de quinesina humana KSP /Eg5 (Fa. tebu-bio/ Cytoskeleton Inc, No. 027EG01-XL) fue incubado en una concentración de 10nM con 50 |jg/ml de Taxol (Fa. Sigma No. T7191-5MG) microtúbulos estabilizados (bovinos o porcinos, Fa. tebu-bio/ Cytoskeleton Inc) durante 5 minutos a temperatura ambiente en PIPES 15mM, pH 6,8 (MgCh 5mM y DTT 10mM, Fa. Sigma). La mezcla preparada fresca fue distribuida en alícuotas 384 MTP. Siguió la adición de los inhibidores a ser investigados en concentraciones de 1,0 x10'6M a 1,0x 10'13 M y ATP (concentración final 500pM, Fa. Sigma). La incubación tuvo lugar durante dos horas a temperatura ambiente. Se detectó la actividad de ATPasa mediante la detección de fosfato inorgánico originado con verde malaquita (Fa. Biomol). Después de la adición del reactivo tuvo lugar una incubación de 50 minutos a temperatura ambiente, antes de que tuviera lugar la detección de la absorción bajo una longitud de onda de 620 nM. Como controles positivos se utilizó Monastrol e Ispinesib (Fa. Adooq A10486). Los datos individuales de la curva de dosis-acción representan determinaciones óctuplos. En el caso de los valores de IC50 se trata de valores medios tomados de tres experimentos independientes. A título de control 100% sirve la muestra no tratada con inhibidores.
En la siguiente Tabla 4 se han resumido los valores de IC50 de ejemplos de realización representativos del ensayo descrito: fundamentan la elevada potencia de toxóforos y de los metabolitos de ADC en el objetivo.
Tabla 4

(continuación)

(continuación)

Los datos de efectividad consignados se refieren a los ejemplos de realización descritos en la presente parte experimental.
C-2 Ensayo de internalización
La internalización es un proceso clave para posibilitar una puesta a disposición específica y eficiente de la carga útil citotóxica en células de cáncer que expresan antígeno, mediante conjugados de anticuerpo- fármaco (ADC). Este proceso se lleva a cabo mediante marcación de fluorescencia de anticuerpos específicos para TEAKR y un anticuerpo isotipo-control (M014). A tal efecto se lleva a cabo en primera instancia la conjugación del colorante de fluorescencia en la lisina del anticuerpo. La conjugación se lleva a cabo con un excedente molar doble de CypHer 5E mono NHS ester (Batch 357392, GE Healthcare) a pH 8, 3. Después de acoplamiento exitoso se somete a diálisis la mezcla reactiva durante la noche a 4 °C (sSlide-A-Lyser Dialysis Cassettes MWCD 10kD, Fa. pierce), a efectos de eliminar el colorante excedente así como también para ajustar el valor de pH, antes de que tenga lugar la concentración de la solución de proteína (VIVASPIN 500, Fa Sartorius stedim biotec). La determinación de la carga de tinta del anticuerpo tiene lugar mediante análisis espectrofotométrico (Fa. NanoDrop) y subsiguiente cálculo (D: P = Atinte □ proteina:(A280-0,16At¡nteQ)t¡nter). La carga de tinte del anticuerpo TWEAKR aquí investigada como también el isotipo de control estaban en un orden de magnitud comparable. En los ensayos de enlace de células se comprobó que la conjugación no conduce a ninguna modificación de afinidad del anticuerpo.
Los anticuerpos marcados fueron introducidos en el ensayo de internalización. Antes del inicio del tratamiento se sembraron células (2 x 10⁴/cavidad)) en 100 |jl de medio en un 96-MTP (plano, negro, fondo transparente, No 4308776, Fa. Applied Biosystems). Después de incubación de 18 horas a 37°C/CÜ2 al 5%, se cambió el medio y se añadió anticuerpo anti-TWEAKR marcado en concentraciones variadas (10, 5, 2,5, 1, 0, 1 jg/ml). Tuvo lugar el mismo esquema de tratamiento con el isotipo de control marcado (control negativo). Los tiempos de incubación son de 0, 0,25h, 0,5h, 1h, 1,5h 2h, 3h, 6h y 24h. La medición de la fluorescencia fue llevada a cabo con ayuda de un instrumento InCellAnalyzer 1000 (Fa. GE Healthcare). Tuvo lugar una evaluación cinética por intermedio de la medición de los parámetros recuento de gránulos/célula e intensidad total de gránulos/célula.
Los anticuerpos fueron investigados después de enlace al TWEAKR para establecer su capacidad de internalización. A tal efecto se eligieron células con diversos niveles de expresión del TWEAKR. fue posible observar una internalización específicamente mediada por objetivo con los anticuerpos TWEAKR, mientras que en cambio los isotipos de control no mostraron ninguna internalización.
C-3 Ensayos in vitro para determinar la permeabilidad de las células
La permeabilidad de las células para una sustancia puede ser investigada mediante ensayos in vitro en un ensayo Flux-Assay bajo utilización de células Caco-2 [M.D. Troutman and D.R. Thakker, Pharm. Res. 20 (8), 1210-1224 (2003)]. A tal efecto se cultivaron las células sobre placas de filtros de 24 orificios durante 15-16 días. Para determinar la permeación se aplicó la correspondiente sustancia de ensayo en un tampón HEPES sea apicalmente (A) sea basalmente (B) sobre las células, y se incubó durante dos horas. Después de cero horas y después de 2 horas se extrajeron muestras de los compartimentos cis y trans. Las muestras fueron separadas mediante HPLC (Agilent 1200, Boblingen, Alemania) bajo utilización de columnas de fase inversa. El sistema HPLC estaba acoplado mediante un Turbo Ion Spray-Interface a un instrumento Triple Quadropol-Massenspektrometer API 4000 (AB SCIEX Deutschland GmbH, Darmstadt, Alemania). La permeabilidad fue evaluada mediante un valor Papp, que fue calculada mediante una fórmula calculada por Schwab et al. [D. Schwab et al., J. Med. Chem. 46, 1716-1725 (2003)]. Una sustancia era clasificada como activamente transportada, cuando la relación entre Papp (B-A) y Papp (A-B) (relación de eflujo) era >2 o <0,5.
De importancia decisiva para los toxóforos, que son liberados intracelularmente, son la permeabilidad de B después de A [Papp (B-A)] y la relación entre Papp (B-A) y Papp (A-B) (relación de eflujo): cuanto menor sea esta permeabilidad, tanto más lento son los procesos de transporte activo y pasivo de la sustancia a través de la monocapa de células Caco-2. Si la relación de eflujo no da ninguna indicación en cuanto a transporte activo, podrá la sustancia permanecer durante más tiempo en la célula después de liberación intracelular. Con ello también aumenta el tiempo que está disponible para una interacción con el agente bioquímico (en este caso: proteína de huso de quinesina, KSP/Eg5).
En la siguiente Tabla 5 se han consignado datos de permeabilidad de ejemplos de realización representativos de este ensayo:
Tabla 5a

C-4 Ensayos In vitro para determinar las propiedades de sustrato para P-glicoproteína (P-gp)
Muchas células tumorales expresan proteínas transportadoras para principios activos, lo que frecuentemente está acompañado de un desarrollo de resistencia frente a los agentes citostáticos. Por lo tanto, las sustancias que no son sustratos de tales proteínas de transporte como por ejemplo P-glicoproteína (P-gp) o BCRP, podrían presentar un perfil de acción mejorado.
Las propiedades de sustrato de una sustancia para P-gp (ABCB1) fueron determinadas mediante un ensayo de Flux bajo utilización de células LLC-PK1 que sobreexpresan P-gp (células L-MDR1), [A.H. Schinkel et al., J. Clin. Invest.
96, 1698-1705 (1995)]. A tal efecto se cultivaron las células LLC-PK1- o L-MDR1 sobre placas de orificio de 96 cavidades durante 3-4 días. Para determinar la permeación se aplicó la correspondiente sustancia de ensayo sola o en la presencia de un inhibidor (como por ejemplo Ivermectina o Verapamil) en un tampón HEPES sea apicalmente (A) sea basalmente (B) sobre las células, y se sometió a incubación durante dos horas. Después de 0 horas y de 2 horas se extrajeron muestras de los compartimentos cis y trans. Las muestras fueron separadas mediante HPLC bajo la utilización de columnas de fase inversa. El sistema de HPLC fue acoplado mediante un instrumento Turbo Ion Spray-Interface en un Triple Quadropol-Massenspektrometer API 3000 (Applied Biosystems Applera, Darmstadt, Alemania). La permeabilidad fue evaluada mediante un valor Papp, que fue calculado mediante la fórmula publicado por Schwab et al. [D. Schwab et al., J. Med. Chem. 46, 1716-1725 (2003)]. Una sustancia era clasificada como sustrato P-gp cuando la relación de eflujo entre Papp (B-A) y Papp (A-B) era >2.
Como otros criterios para la evaluación de las propiedades de sustrato de P-gp es posible comparar entre sí las relaciones de eflujo en las células L-MDR1- y LLC-PK1 o la relación de eflujo en la presencia o ausencia de un
inhibidor. Si estos valores se diferencian entre sí en más de un factor 2, en este caso la sustancia del caso es un sustrato P-gp.
C-5 Farmacocinética
C5a: Identificación de los metabolitos de ADC después de internalización in vitro
Descripción del método:
Se llevaron a cabo investigaciones de internalización con inmunoconjugados, a efecto de analizar los metabolitos originados intracelularmente. A tal efecto se sembraron células de tumor pulmonar humano NC1H292 (3x10⁵/cavidad en placas de 6 cavidades y se incubó durante la noche (37 °C, 5% CO2). Tuvo lugar un tratamiento con 10 pg/ml de los ADCs a ser investigados. La internalización fue llevada a cabo 37°C y 5% CO2. En diversos instantes de tiempo (0, 4, 24, 48, 72 h) se tomaron muestras de células para su análisis ulterior. En primer lugar se cosecharon los residuos (aproximadamente 5 ml) y después de una centrifugación (dos minutos, temperatura ambiente, 1.000 rpm Heraeus Variofuge 3.0R) a -80°C. Las células fueron lavadas con PBS, disueltas con acutasa, y se determinó el número de células. Después de nuevo lavado se mezcló una cantidad definida de células (2 x 10⁵) con 100 pL de tampón de lisis (Mammalian Cell Lysis Kit (Sigma MCL1) y se sometió a incubación bajo agitación constante (Thermomixer, 15 min, 4 °C, 650 rpm) en tubos de Protein LoBind (eppendorf Cat.No. 0030 108.116). Después de incubación se centrifugó el lisado (10 min, 4 °C, 12.000 g, eppendorf 5415R) y se recolectó el material sobrenadante. El material sobrenadante recuperado fue almacenado a -80 °C. Todas las muestras fueron seguidamente analizadas como sigue.
La medición de los compuestos en el material sobrenadante del cultivo o bien lisado de células tuvo lugar después de precipitación de las proteínas con metanol o acetonitrilo mediante un cromatográfo de líquidos de alta presión (HPLC) acoplado a un instrumento Triple-Quadrupol-Massenspektrometer (MS).
Para la preparación final de 50 pl de material sobrenadante de cultivo/lisato de células, se mezclaron los mismos con 150 pl de reactivo de precipitación (por lo general acetonitrilo) y se sometió a agitación durante 10 segundos. El reactivo de precipitación contiene un estándar interno (ISTD) en concentración adecuada (por lo general el intervalo de 20-100 ng/ml). Después de centrifugación durante tres minutos a 16.000 g se transfirió el material sobrenadante a un frasco de Autosampler, se completó con 500 pL DE un tampón ajustado al medio de elución, y se sometió a nueva agitación.
La medición de ambas muestras de matriz tuvo seguidamente lugar mediante el instrumento Triple-Quadrupol-Massenspektrometer API6500 de la Firma AB SCIEX Deutschland GmbH, acoplado a HPLC.
Para la calibración se mezclaron las muestras de plasma con concentraciones de 0,5-2000 pg/l. El límite de detección (LOQ) era de aproximadamente 2 pg/l. El intervalo lineal se extiende de 2 a 1.000 pg/l.
Para la calibración de las muestras de tumor se mezcló el material sobrenadante con concentraciones de 0,5- 200 pg/l. El límite de detección era de 4 pg/l. El intervalo lineal se extiende de 4 a 200 pg/l.
Los controles de calidad para la verificación de la calidad contienen 5 y 50 pg/L.
Unas células NCI-H292 fueron sometidas a incubación de manera correspondiente con 10 pg/ml de ADCs de los ejemplos 104b, 119b, 155b, 165b y 173b. Después de 72 h se lavaron las células con PBS, se las lisó y sometió a congelación profunda (-80 °C). Después del método descrito en lo que precede los lisatos de células y los sobrenadantes del cultivo de células fueron sometidos a una preparación final, y después de extracción se identificaron y cuantificaron los siguientes metabolitos:

Células NCI-H292 se incubaron con 10 pg/ml de ADCs de cada uno de los Ejemplos 179a, 226a, 85b y 208b. Después de 72 h, las células se lavaron con PBS, se lisaron y se congelaron (-80 °C). Después del método antes descrito, se elaboraron los lisados celulares y los sobrenadantes de cultivo celular y después de la extracción se identificaron y
cuantificaron los siguientes metabolitos:

C5b: identificación de los metabolitos de ADC in v ivo
Después de aplicación intravenosa de 3-30 mg/kg de diversos ADCs pueden medirse las concentraciones de los ADCs en plasma y tumor así como también metabolitos de presentación potencial, y pueden calcularse los parámetros farmacocinéticos como Clearance (CL), áreas bajo la curva (AUC) y tiempo de vida media (t-io).
Analítica para la cuantificación de los metabolitos de presentación potencial
La medición de los compuestos en el plasma y en el tumor tiene lugar después de precipitación de las proteínas con metanol o acetonitrilo mediante un cromatógrafo de líquido de alta presión (HPLC) acoplado a un instrumento Quadrupol-Massenspektrometer (MS, espectrómetro de masas).
Para la preparación final de 50 |jL de plasma los mismos fueron mezclados con 250 |jL de reactivo de precipitación (por lo general acetonitrilo) y se sometió a agitación durante 10 segundos. El reactivo de precipitación contiene un estándar adecuado (ISTD) en una concentración adecuada (por lo general el intervalo de 20-100 ng/ml). Después de centrifugación durante tres minutos a 16.000 g se transfiere el material sobrenadante a un frasco de Autosampler, se mezcla con 500 jl de un tampón ajustado al eluyente y se somete a nueva agitación.
Durante la preparación final de un tumor se mezcla el mismo con una cantidad triple de tampón de extracción. El tampón de extracción contiene 50 ml de reactivo de extracción de proteína de tejidos (pierce, Rockford, IL), dos pellas de Complete-Protease-Inhibitor-Cocktail (Roche Diagnostics GmbH, Mannheim, Alemania), y fenilmetilsulfonil fluoruro (Sigma, St. Louis, MO) en una concentración final de 1 mM. En el Tissuelyser II (Qiagen) se homogeneiza la muestra dos veces durante 20 minutos bajo máximo número de impacto. 50 jL del material homogeneizado son transferidos a un frasco de Autosampler, y se completa con 150 jl de metanol que incluye ISTD. Después de centrifugación durante tres minutos a 16.000g se completan 10 jL del material sobrenadante con 180 jl de un tampón ajustado al eluyente y se somete a nueva agitación. Después de esto pueden efectuarse mediciones en la muestra de tumor.
La medición de ambas muestras de matriz tiene seguidamente lugar en un instrumento Triple-Quadrupol-Massenspektrometer API6500 de la Firma AB SCIEX Deutschland GmbH, acoplado a HPLC.
Para la calibración se mezclan las muestras de plasma con concentraciones de 0,5 - 2000 jg/l. El límite de detección (LOQ) es de aproximadamente 2 jg/l. El intervalo lineal se extiende de 2 a 1.000 g jg/l.
Para la calibración de la muestra de tumor se mezcla el material sobrenadante de los tumores no tratados con concentraciones de 0,5 - 200 jg/l. El límite de detección es de aproximadamente 5 jg/l. El intervalo lineal desde 5 a 200 jg/l.
Los controles de calidad para la verificación de la aptitud contienen 5 y 50 jg/l, en el plasma adicionalmente 500 jg/l. Después de aplicación de 10 mg/kg de los ADCs de los ejemplos 119b y 104b en los grupos de control de los modelos de xenoinjerto con NCI-H292, después de 24 horas se sacrificaron los ratones, se extrajo sangre y se aislaron los tumores. De acuerdo con con el método descrito en lo que precede se sometieron las muestras de plasma y de tumor a una preparación final, y después de la extracción se identificaron y cuantificaron los siguientes metabolitos:

Analítica para la cuantificación de los anticuerpos utilizados
La proporción de anticuerpo de los ADCs fue determinada mediante ensayo de ligando-enlace y (ELISA) como concentración global de IgG en muestras de plasma y lisatos de tumores. A tal efecto se utilizó el formato para ELISA. Este ELISA estaba calificado y validado para la determinación en muestras de plasma y de tumores. Las placas de ELISA fueron recubiertas con anticuerpos humano-IgG-Fc de cabra. Después de incubación con la muestra se lavaron las placas y se sometieron a incubación con un conjugado detector de anticuerpos anti-human-IgG(H+L)-de mono y peroxidasa de rábano picante (HRP). Después de otra etapa de lavado se añadió OPD al sustrato HRP y se siguió el desarrollo de color por medio de la absorción a 490 nm. Las muestras Standard fueron ajustadas con una concentración de IgG conocida, mediante ecuaciones de cuatro parámetros. Dentro de los límites de cuantificación inferior (LLOQ) y superior (ULOQ) se determinaron las concentraciones desconocidas por medio de interpolación.
C-6 Ensayo de efectividad in vivo
La efectividad de los conjugados de acuerdo con la invención fue ensayada por ejemplo mediante modelos de xenoinjerto. La persona del oficio conoce métodos en el estado de la técnica, mediante los cuales es posible ensayar la efectividad de los compuestos de acuerdo con la invención (véase por ejemplo WO 2005/081711; Polson et al., Cancer Res. 2009 Mar 15; 69(6):2358-64). Por ejemplo, a tal efecto a algunos roedores (por ejemplo, ratones, se les implantó una línea de células tumorales que expresa la molécula diana del ligador. Seguidamente a los animales con implantes se les aplicó sea un conjugado de acuerdo con la invención, sea un conjugado de control isotipo-anticuerpo sea un anticuerpo de control o solución de sal isotónica. La aplicación tuvo lugar una sola vez o más frecuentemente. Después de un periodo de incubación de varios días se determinó el tamaño de los tumores en comparación con los animales tratados con conjugado y en comparación con el grupo de control. Los animales tratados con conjugado mostraron tumores de menor tamaño.
C-6a. Inhibición del crecim iento/regresión de tumores experimentales en ratón
Unas células de tumor humanas, que expresan el antígeno para el conjugado anticuerpo-principio activo, fueron inoculadas subcutáneamente en los flancos de ratones inmunosuprimidos, por ejemplo ratones NMRi desnudos o SCID. 1-10 millones de células son desprendidos del cultivo de células, sometidos a centrifugación y resuspendidos con medio o con medio/matrigel. La suspensión de células fue rociada bajo la piel del ratón.
Dentro unos pocos días crece allí un tumor. El tratamiento empieza después de establecido el tumor, cuando el tumor tiene aproximadamente un tamaño de 40 mm2. A efectos de investigar la acción sobre tumores más grandes, es también posible empezar el tratamiento recién cuando el tumor tiene un tamaño de 50-100 mirP.
El tratamiento con ADCs tiene lugar por vía intravenosa en la vena caudal del ratón. El ADC se aplica en un volumen de 5 ml/kg.
El esquema de tratamiento está basado en la farmacocinética del anticuerpo. Como estándar se trata de dos consecutivamente cada cuarto día. Para una evaluación en tiempo real puede también ser adecuado un esquema con un tratamiento de una sola vez. Sin embargo, el tratamiento también puede continuarse o puede empalmarse en un instante de tiempo posterior con un segundo ciclo con tres días de tratamiento.
De manera estándar se emplean ocho animales por grupo de tratamiento. Además de los grupos, que reciben los principios activos, se trata un grupo como grupo de control con solamente el tampón de acuerdo con el mismo esquema.
Durante el desarrollo del experimento se mide el área tumoral regularmente mediante un calibre de corredera en dos dimensiones (longitud/ancho). El área del tumor se determina multiplicando longitud por ancho. La comparación del área medio del tumor del grupo de tratamiento se indica como área T/C.
Si todos los grupos del experimento terminan simultáneamente después del fin del tratamiento, es posible extraer los tumores y pesarlos. La comparación de los pesos medios de los tumores de los grupos de tratamiento con el grupo de control se indica como T/C en peso.
C-6c. Efectividad de los conjugados anticuerpo anti-EGFR-principio activo en el modelo de tum or NCI-H292 en el caso de un tratamiento de una sola vez
Una cantidad de 1 millón de células NCI-H292 fueron inoculadas subcutáneamente en los flancos de ratones NMRI-desnudos hembra (Janvier). Teniendo los tumores un tamaño de ~37 mm2 en el día 9 se trató una vez por vía intravenosa con una dosis de 3 mg/kg de ADC o bien 2,5 mg/kg de toxóforo A (N-(3-aminopropil)-N-{(1R)-1-[1-bencil-4-(2,5-difluorfenil)-1H-imidazol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida) o bien toxóforo B (N-[(3R)-3-amino-4-fluorbutil]-N-{(1R)-1-[1-bencil-4-(2,5-difluorfenil)-1H-imidazol-2-il]-2,2-dimetilpropil}-2-hidroxiacetamida). Después del tratamiento se hizo el seguimiento del crecimiento tumor hasta el día 25.
El tratamiento con los conjugados de anticuerpo-principio activo de acuerdo con los ejemplos 35A y 02A condujo a
una inhibición manifiesta del crecimiento de los tumores en comparación con los grupos de control. En el caso del tratamiento con 3 mg/kg se presenta una regresión de la mayoría de los tumores. La Tabla 7 reproduce los valores T/C relacionados con los pesos de los tumores y el área de los tumores en el día 25. El conjugado anticuerpo-principio activo 35A muestra aquí una efectividad mejorada que la del Cetuximab y que la del toxóforo A o que la del toxóforo B.
Tabla 7:

C-6d. Efectividad de los conjugados anticuerpo anti-EGFR- y anti-TWEAKR - princip io activo en el modelo de tum or NCI-H292 en el caso del tratamiento de una sola vez
Una cantidad de 1 millón de células NCI-H292 son inoculadas por vía subcutánea en los flancos de ratones NMRI-desnudos hembra (Janvier). Teniendo los tumores un tamaño de aproximadamente ~37 mm2 en el día 7 se trata una vez por vía intravenosa con una dosis de 3 o 10 mg/kg de conjugado anticuerpo-principio activo. A continuación del tratamiento se observa el crecimiento del tumor hasta el día 24.
El tratamiento de una sola vez con el conjugado anti-TWEAKR -principio activo 02B conduce a una inhibición manifiesta y prolongada de los tumores en comparación con los grupos de control y del anticuerpo anti-TWEAKR no conjugado. En la Tabla 8 se han consignado los valores T/C relacionados con los tumores y el área de los tumores en el día 24.
Tabla 8 :
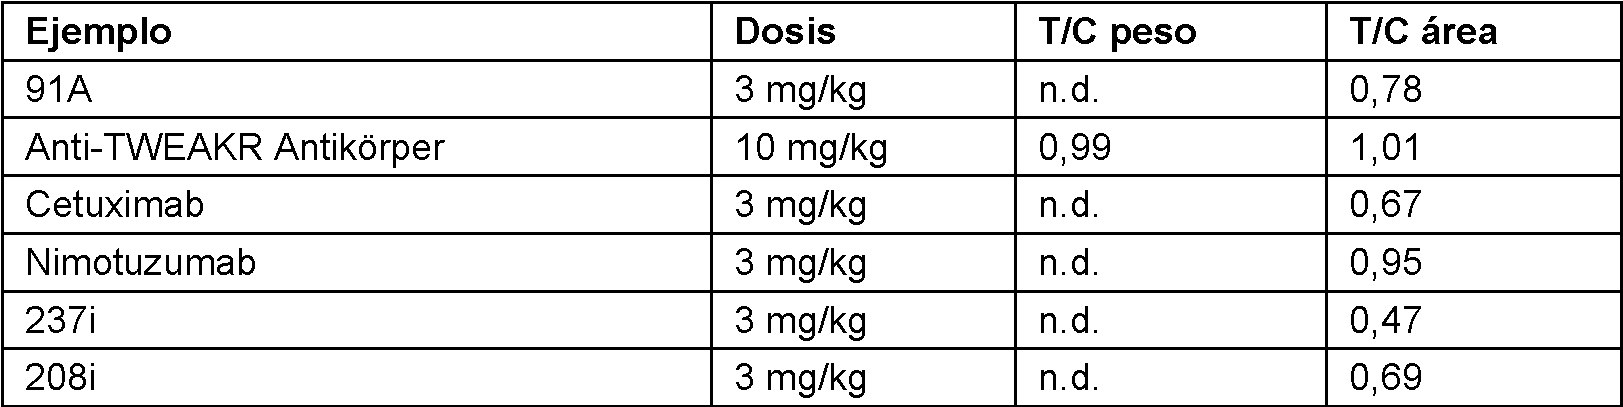
C-6f. Efectividad de los conjugados anticuerpo anti-principio activo en el modelo de tum or NCI-H292 en caso de tratam iento de una sola vez (dos ensayos independientes)
Una cantidad de 1 millón de células NCl- H292 BXPC3 son inoculadas en ambos ensayos por vía subcutánea en los flancos de ratones NMRI-desnudos hembra (Janvier). Teniendo los tumores un tamaño de aproximadamente ~45 mirP en el día 10 (ensayo 1 ) o bien en el día 8 (ensayo 2 ) se trató una sola vez con una dosis de 10 mg/kg de conjugado anticuerpo-principio activo. A continuación del tratamiento se observa el crecimiento de los tumores hasta el día 18 (ensayo 1) o bien hasta el día 24 (ensayo 2).
El tratamiento de una sola vez con los conjugados anticuerpo -anti-TWEAKR-principio activo 02B, 07B y 08B condujo en el ensayo 1 a una inhibición manifiesta del crecimiento de los tumores en comparación con el grupo de control y en comparación con el anticuerpo anti-TWEAKR no conjugado. La Tabla 10 (ensayo 1) indica los valores T/C determinados por intermedio de los pesos de los tumores y de las áreas de los tumores en el día 18. El tratamiento de una sola vez con los conjugados anticuerpo anti-TWEAKR-principio activo 155B, 173B, 165B y 085B conduce en el ensayo 2 también a una inhibición manifiesta del crecimiento de los tumores en comparación con el grupo de control y en comparación con los correspondientes controles isotipo (no se presenta). La Tabla 11 (ensayo 2) consigna los valores T/C determinados por intermedio del área de los tumores en el día 24.
Tabla 10:

Tabla 11:

C-6g. Efectividad de los conjugados anticuerpo- anti-TWEAKR-principio activo en el modelo del tum or A375 en caso de tratamiento múltiple
Una cantidad de 1 millón de células A375 (melanoma humano) son inoculadas por vía subcutánea en los flancos de ratones NMRI-desnudos hembra (Janvier). Teniendo los tumores un tamaño de 41 mm2 en el día 10 empieza el tratamiento vía intravenosa con una dosis de 10 mg/kg (Días 10, 14, 18). A continuación del tratamiento se observa el crecimiento del tumor hasta el día 22.
El tratamiento con los conjugados anticuerpo-principio activo de acuerdo con los ejemplos 38B y 104B conduce a una manifiesta inhibición del crecimiento de los tumores en comparación con los grupos de control. La Tabla 10 indica los valores de T/C obtenidos por intermedio de los pesos de los tumores y de las áreas de los tumores en el día 22. Un tratamiento con el correspondiente conjugado de control (anticuerpo isotipo contra antígeno irrelevante) tuvo una acción inhibidora manifiestamente más débil contra el crecimiento de los tumores. El tratamiento con anticuerpos no conjugados conduce también a una inhibición en parte más débil del crecimiento de los tumores.
Tabla 10:

C-6h. Efectividad de los conjugados anticuerpo anti-principio activo en el modelo de tum or LoVo en el caso de tratam iento múltiple
Una cantidad de 5 millones de células LoVo (carcinoma de colon humano) es inoculada por vía subcutánea en los flancos de ratones NMRI-desnudos hembra (Janvier). Teniendo los tumores un tamaño de 43 mirP en el día 7 empieza el tratamiento por vía intravenosa con una dosis de 10 mg/kg (Días 7, 11, 15). A continuación del tratamiento se observa el crecimiento del tumor hasta el día 45.
El tratamiento con los conjugados anticuerpo-principio activo de acuerdo con los ejemplos 07B, 87B y 104B conduce a una inhibición manifiesta del crecimiento de los tumores en comparación con los grupos de control. En la 11 se han consignado los valores de T/C determinados a partir de las áreas de los tumores en el día 45. Un tratamiento con el conjugado de control correspondiente a 07B (anticuerpo isotipo contra antígeno irrelevante) tuvo una acción inhibidora manifiestamente más débil contra el crecimiento de los tumores.
Tabla 11:

D. Ejemplos de realización para composiciones farmacéuticas
Los compuestos de acuerdo con la invención pueden transformarse en los siguientes preparados farmacéuticos, como sigue:
Solución i.v.:
El compuesto de acuerdo con la invención es disuelto en una concentración inferior a la solubilidad de saturación en
un solvente fisiológicamente aceptable (por ejemplo solución salina isotónica, D-PBS, o una formulación con glicina y cloruro de sodio en tampón citrato bajo adición de polisorbato 80). La solución se filtra estérilmente y con ella se llenan recipientes para inyecciones estériles y libres de pirógenos.
Solución i.v.:
Los compuestos de acuerdo con la invención pueden ser transformadas en las formas de aplicación indicadas. Esto puede suceder de una manera de por sí conocida mediante “mezclado con” o bien “disolver en” sustancias adyuvantes inertes, no tóxicas, farmacéuticamente adecuadas (por ejemplo sustancias tampón, estabilizadores, mediadores de solubilidad, agentes de conservación). Por ejemplo, pueden estar contenidos: aminoácidos (glicina, histidina, metionina, arginina, lisina, isoleucina, treonina, ácido glutámico, fenilalanina, y otros), azúcares y sustancias relacionadas (glucosa, sacarosa, manitol, trehalosa, sucrosa, manosa, lactosa, sorbitol), glicerina, sales de sodio, potasio, amonio y calcio (por ejemplo cloruro de sodio, cloruro de potasio o hidrógeno fosfato disódico y muchos otros, acetato/ácido acético - sistemas tampón, sistemas de tampón fosfato, ácido cítrico y sistemas de tampón citrato, Trometamol (TRIS y sales de TRIS), polisorbato (por ejemplo polisorbato 80 y polisorbato 20), poloxámeros (por ejemplo poloxámero 188 y poloxámero 171), macrogoles (derivados de PEG, por ejemplo 3350), Triton X-100, sales de EDTA, glutationa, albúminas (por ejemplo humana), urea, alcohol bencílico, fenol, clorocresol, metacresol, cloruro de benzalconio y muchos otros.
Liofilizado para transferencia posterior en una solución i.v.. s.c. o i.m.:
Como alternativa, los compuestos de acuerdo con la invención pueden ser transferidos en un liofilizado estable (por ejemplo, con ayuda de las sustancias auxiliares anteriormente mencionadas) y reconstituirse antes de la aplicación con un solvente adecuado (por ejemplo, agua para infecciones, solución salina isotónica), seguido por aplicación.
Ejemplos de realización para anticuerpos anti-TWEAKR
Todos los ejemplos se presentan bajo utilización de procedimientos estándar conocidos de la persona experta, a menos que en la presente se describe con detalle otra cosa. Los procedimientos de biología molecular de rutina de los siguientes ejemplos pueden ejecutarse como se describe en los manuales estándar tales como: Sambrook et al., Molecular Cloning: A Laboratory Manual, 2 Auflage; Cold Spring Harbor Laboratory Press, Cold Spring Harbor, N.Y., 1989.
AK-EJEMPLO 1: producción de anticuerpos mediante una biblioteca de anticuerpos
Se utilizó una biblioteca de visualización de fagos humanos completa (Hoet RM et al, Nat Biotechnol 2005; 23(3):344-8) para ayudar mediante paneo de proteínas anticuerpos monoclonales humanos específicos para TWEAKR de la presente invención (Hoogenboom H.R., Nat Biotechnol 2005; 23(3):1105-16), en donde se inmovilizaron dominios extracelulares Fc-fusionados de TWEAKR humano y murino como objetivo.
Tabla AK-1: Lista de antígenos recombinantes que fueron utilizados por la selección de anticuerpos

Los antígenos fueron biotinilados bajo utilización de un excedente molar de 2 veces de Biotina-LC-NHS (pierce; Kat.-Nr. 21347) siguiéndose las instrucciones del fabricante, y se desalinizó bajo utilización de la columna de desalinización Zeba (pierce; Kat.-Nr. 89889). Unas pellas Magnet lavadas (DynaBeads) fue sometidas a incubación durante la noche con de antígeno humano biotinilado 200 nM a 4°C y se bloqueo durante 1 hora a 4°C con tampón de bloqueo (PBS con BSA al 3%, Tween-20 al 0,05%). La biblioteca de fagos Fab bloqueada fue añadida a las pellas TWEAKR bloqueadas (DynaBeads Estreptavidina-M280 - Invitrogen 112-06D), y se sometió a incubación durante 30 minutos a temperatura ambiente. Después de lavado estricto (3 x en tampón de bloque y 9 x en PBS (NaCl 150 mM; Na2HPO4 8 mM; KH2PO4; 1,5 mM; ajustado a pH = 7,4-7,6) con 0,05% Tween-20) se resuspendieron fagos Fab, que específicamente se ligan a pellas de TWEAKR biotinilados (DynaBeads Streptavidin- M280 - Invitrogen 112-06D) en PBS, y se utilizaron directamente para la amplificación para la infección con Escherichia coli-cepa TG1. En la segunda ronda de selección se utilizaron dos TWEAKR murinos (200nM) a efectos de seleccionar el ligador de selección cruzada, y en la tercera ronda de selección se redujo la concentración de TWEAKR humano (100 nM), a efectos de elevar la lesión de selección para ligador de elevada afinidad.
Se identificaron 11 fagos Fab diferentes y los correspondientes anticuerpos fueron clonados en un factor de expresión mamífero- IgG, que pone a disposición los dominios CH2-CH3 faltantes que no están disponibles en el Fab soluble. Los IgGs resultantes de ello se expresan transitoriamente en células de mamífero como se describe en Tom et al., Cap. 12 en Methods Express: Expression Systems editado por Micheal R. Dyson y Yves Durocher, Scion Publishing
Ltd, 2007. En pocas palabras, un plásmido de expresión basado en promotor CMV es transfectado en células HEK293-6E y sometido a incubación en botellas Fernbach o en Wave-Bags. La expresión tuvo lugar a 37 °C durante cinco a seis días en medio F17 Invitrogen). Una cantidad de Ultra-Low IgG FCS al 1% (Invitrogen) y de ácido valprónico 0,5 mM (Sigma) fueron añadidos 24 horas después de la transfección, a título complementario. Los anticuerpos fueron purificados mediante cromatografía de proteína A y sometidos a mayor caracterización mediante su afinidad de enlace con respecto a TWEAKR monómero soluble mediante análisis ELISA-y BIAcore, como se describe en el AK-Ejemplo 2.
Tabla AK-2: Lista de antígenos recombinantes, que fueron utilizados para la medición de afinidad

A efectos de determinar las características de enlace a células de los anticuerpos anti-TWEAKR, se investigó el enlace a una serie de líneas de células (HT29, HS68, HS578) mediante citometría de flujo pasante. Las células fueron suspendidas en diluciones del anticuerpo (5 g^/ml) en tampón FACS, y sometieron a incubación durante una hora sobre hielo. Seguidamente se añadió un segundo anticuerpo (IgG anti-humano de cabra PE, Dianova #109-115-098). Después de incubación durante una hora sobre hielo se analizaron las células mediante citometría de flujo pasante bajo utilización de un FACS-Array (BD Biosciences).
Se llevaron a cabo ensayos de gen informante ARNF-kappaB, a efectos de evaluar la actividad agonista de la totalidad de los 11 anticuerpos identificados (IgG1 humano). Unas células HEK293 fueron transfectadas transitoriamente con un constructo informante NF-kappaB-(BioCat, Kat.-Nr. LR-0051-PA) bajo utilización de 293fectina de acuerdo con las instrucciones del fabricante. Unas placas blancas de 384 cavidades (BD) recubiertas de poli lisina fueron sembradas con células transfectadas en medio 17 (libre de suero; Invitrogen) a 37C, 5% CO2. Al día siguiente se estimularon las células con anticuerpos purificados bajo diversas concentraciones durante seis horas, y seguidamente se llevó a cabo un ensayo de luciferasa en base a procedimientos estándar.
La internalización se llevó a cabo mediante marcación de fluorescencia de anticuerpo anti-TWEAKR (CypHer 5E mono NHS éster; GE Healthcare). Antes del tratamiento se sembraron células HT29 (2 x 10⁴/cavidad) en 100 l^ de medio en placas 96-MTP (gruesas, negras, fondo transparente, Nr.4308776, Angewandten Biosystems). Después de 18 h de incubación a 37°C/5% CO2 se cambió el medio, y se añadió anticuerpo anti-TWEAKR marcado en diversas concentraciones (10, 5, 2,5, 1,0,1 g^/ml). El tiempo de incubación elegido fue de 0, 0,25, 0,5, 1, 1,5, 2, 3, 6 y 24 h. La medición de la fluorescencia fue llevada mediante un instrumento Cell-Analyzer 1000 (GE Healthcare).
El anticuerpo con la mayor efectividad in v itro (TPP-883) fue seleccionado para su maduración de efectividad y afinidad.
TPP-883
SEQ ID NO.71
AQDIQMTQSPATLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYAASSLQSGV
PSRFSGSGSGTDFTLTISSLQPEDFATYYCQQSYSSPGITFGPGTKVEIKRTVAAPSVFI
FPPSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSS
TLTLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.72
EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY
ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDGYFDYFDYWGQGTLVTVSS
ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS
GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKRVEPKSCDKTHTCPPCPAPELLGG
PSVFLFPPKPKDTLMISRTPEVTCWVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN
STYRWSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSREE
MTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW
QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.71) y pesada (SEQ ID NO.72) de TPP-883; los CDRs tanto de cadena pesada como liviana están subrayadas.
La maduración se llevó a cabo en una primera ronda conjunta de mutación, seguida por la recombinación de aquellas modificaciones de aminoácidos, que elevan en mayor grado la afinidad y efectividad. Para la recolección de mutaciones NNK (N = AGCT, K = G o T) se aleatorizó en lo que sigue posiciones de los aminoácidos individuales mediante mutagénesis dirigida localmente bajo utilización de oligonucleótidos sintéticos inclusive diversificación de NNK-Codón (Nomenclatura continua de aminoácidos, compárese la Figura 25): S35, S36, Y37 y N39 in CDR-L1; A51, S53, S54, Q56 y S57 in CDR-L2; S92, Y93, S94, S95, G97 y I98 in CDR-L3; P31, Y32, P33, M34 y M35 en CDR-H1; Y50, S52, P53, S54, G56, K57 y H59 en CDR-H2; G99, G100, D101, G102, Y103, F104, D105 y Y106 en CDR-H3.
Los ADN de todas las bibliotecas de mutagénesis de saturación de NNK individuales fueron clonados en un vector de expresión de IgG de mamífero para la maduración de efectividad, o bien en un vector fagemida para la maduración de afinidad. La maduración de afinidad se lleva a cabo mediante paneo de fagos. Unas pellas Magnet lavadas (DynaBeads) son sometidas a incubación durante la noche con antígeno humano biotinilado 10 nM, 1 nM, 100 pM y 10 pM a 4°C y se bloquea durante 1 hora a 4°C con tampón de bloque (PBS con BSA al 3%, Tween-20 al 0,05%). La biblioteca de fagos de Fab bloqueada se añade con un excedente de 10.000 veces, 1.000 veces y 100 veces, en comparación con la complejidad teórica de la biblioteca con respecto a los TWEAKR-DynaBeads bloqueados y se somete a incubación a temperatura ambiente. También se siguieron en conjunto 12 estrategias (4 concentraciones de antígeno x 3 titulaciones de fagos Fab). Después de lavado bajo condiciones estrictas (3 x en tampón de bloqueo y 9 x en PBS con Tween-20 al 0,05%) se resuspendieron los fagos Fab, que se ligaron específicamente a TWEAKR-DynaBeads (DynaBeads Streptavidin- M280 - Invitrogen 112-06D) biotinilados, en PBS y se utilizaron directamente para fines de amplificación para la infección por E sch e rich ia co/i-cepa TG1. En la ronda de selección dos se redujo la concentración de TWEAKR humano-Fc (1 nM, 100 pM, 10 pM y 1 pM), y se utilizó la misma titilación de fago Fab para la totalidad de las 12 estrategias (4,4 x 10¹¹). Para la expresión de Fab soluble se digirió el vector fagemida con MluI, a efectos de remover la secuencia de ancla de membrana III del gen, que es necesaria para la visualización de Fab sobre los pagos, y se vuelve a ligar. 96 variantes de cada uno de los 12 pools de selección fueron expresadas como GFabs solubles e investigadas en un formato ELISA. A tal efecto se recubrió TWEAKR-Fc Antígeno biotinilado 2,5 nM, y se comprobó el enlace de Fabs solubles mediante anticuerpo Anti-c-Myc (Abcam ab62928). 7 variantes de sustitución individuales (nomenclatura continua de aminoácidos, cfs la Figura 25) con enlace mejorado a TWEAKR-Fc (Seq ID No 138) fueron comprobadas: S36G de CDR-L1, A51Q y S57K de CDR-L2, S94T y G97F de CDR-L3, M35i de CDR-H1 y G102T de cDr-H3. Para la maduración de la efectividad se transfectaron células HEK293 con un informante NF-kappaB (BioCat, Kat.-Nr. LR-0051-PA). Unas placas blancas de polilisina de 384 cavidades (BD) fueron sembradas con células transfectadas en medio F17 (libre de suero; Invitrogen), y las variantes individuales de bibliotecas de anticuerpos de posición diversificado de NNK (IgG1 humano) fueron expresadas de manera transitoria en células de mamífero. Al día siguiente se estimularon células informantes NF-kappaB con las variantes de anticuerpo NKK individuales durante seis horas, y seguidamente se llevó a cabo un ensayo de luciferasa de acuerdo con procedimientos estándar. Se comprobó una variante de sustitución individual con actividad agonista mejorada: G102T de CDR-H3. Esta variante también se obtuvo mediante maduración de la afinidad y muestra también ahí el mayor refuerzo de afinidad. Después de recopilación de las mutaciones mediante selección sistemática de afinidad y efectividad se combinaron la totalidad de las siete sustituciones individuales favorables (complejidad de la biblioteca: 128 variantes) en una biblioteca de recombinación. Para ello se sintetizaron oligonucleótidos, a efectos de introducir mutaciones seleccionadas o los correspondientes aminoácidos de tipo salvaje en cada posición elegida. La biblioteca fue producida bajo utilización de series consecutivas de "PCR de extensión de solape”. El producto de PCR final fue seguidamente ligado en vector de expresión de Fab bacteriano soluble, y se eligieron 528 variantes de manera aleatoria (~ excedente 4 X DE la toma de muestras) para una selección sistemática de ELISA de equilibrio con Fabs soluble, como anteriormente descrito. Finalmente se eligieron siete variantes, en base a una afinidad agrandada en comparación con la mejor variante de sustitución individual G102T. El ADN correspondiente fue coronado en un vector de expresión IgG de mamífero investigado en el ensayo de células NF-kappaB-Reporter anteriormente mencionado, a efectos de establecer su actividad funcional. Finalmente se compararon las secuencias obtenidas con secuencias de línea de gérmenes humanas, y las desviaciones sin influencia significativa sobre la afinidad y efectividad fueron ajustadas. Los anticuerpos con las siguientes secuencias fueron obtenidas mediante selección sistemática de biblioteca y mediante maduración de afinidad y/o efectividad:
TPP-2090
SEQ ID NO.1:
DIQMTQSPSSLSASVGDRVTITCRASQSISGYLNWYQQKPGKAPKLLIYQASSLQSGVPS
RFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPFITFGQGTKVEIKRTVAAPSVFIFP
PSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTL
TLSKADYEKHKVYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.2:
EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMIWVRQAPGKGLEWVSYISPSGGSTHY
ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS
ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS
GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG
PSVFLFPPKPKDTLMISRTPEVTCWVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN
STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE
LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW
QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.1) y pesada (SEQ ID NO.2) de TPP-2090; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-2149
SEQ ID NO.11 DIQMTQSPATLSASVGDRVTITCRASQSISGYLNWYQQKPGKAPKLLIYQASSLQSGVPS RFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPFITFGPGTKVEIKRTVAAPSVFIFP PSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTL TLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.12 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMIWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRWSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.11) y pesada (SEQ ID NO.12) de TPP-2149; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-2093
SEQ ID NO.21
DIQMTQSPSSLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYQASSLQSGVPS
RFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPFITFGQGTKVEIKRTVAAPSVFIFP
PSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTL
TLSKADYEKHKVYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.22
EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGSTHY
ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS
ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS
GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG
PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN
STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE
LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW
QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.21) y pesada (SEQ ID NO.22) de TPP-2093; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-2148
SEQ ID NO.31 DIQMTQSPATLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYQASSLQSGVPS RFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPFITFGPGTKVEIKRTVAAPSVFIFP PSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTL TLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.32 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.31) y pesada (SEQ ID NO.32) de TPP-2148; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-2084
SEQ ID NO.41 DIQMTQSPSSLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYAASSLQSGVPS RFSGSGSGTDFTLTISSLQPEDFATYYCQQSYSTPGITFGQGTKVEIKRTVAAPSVFIFP PSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTL TLSKADYEKHKVYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.42 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGSTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.41) y pesada (SEQ ID NO.42) de TPP-2084; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-2077
SEQ ID NO.51 DIQMTQSPATLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYAASSLQSGVPS RFSGSGSGTDFTLTISSLQPEDFATYYCQQSYSSPGITFGPGTKVEIKRTVAAPSVFIFP
PSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSSTL TLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.52 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.51) y pesada (SEQ ID NO.52) de TPP-2077; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-1538
SEQ ID NO.61 AQDIQMTQSPATLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYAASSLQSGV PSRFSGSGSGTDFTLTISSLQPEDFATYYCQQSYSSPGITFGPGTKVEIKRTVAAPSVFI FPPSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSS TLTLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.62 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.61) y pesada (SEQ ID NO.62) de TPP-1538; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-1854
SEQ ID NO.81 AQDIQMTQSPATLSASVGDRVTITCRASQSISGYLNWYQQKPGKAPKLLIYNASSLQSGV PSRFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPFITFGPGTKVEIKRTVAAPSVFI FPPSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSS TLTLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.82 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMIWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE
LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW
QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.81) y pesada (SEQ ID NO.82) de TPP-1854; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-1853
SEQ ID NO.91 AQDIQMTQSPATLSASVGDRVTITCRASQSISSYLNWYQQKPGKAPKLLIYNASSLQSGV PSRFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPGITFGPGTKVEIKRTVAAPSVFI FPPSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSS TLTLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.92 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.91) y pesada (SEQ ID NO.92) de TPP-1853; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-1857
SEQ ID NO.101 AQDIQMTQSPATLSASVGDRVTITCRASQSISGYLNWYQQKPGKAPKLLIYNASSLQSGV PSRFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPGITFGPGTKVEIKRTVAAPSVFI FPPSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSS TLTLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.102 EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG PSVFLFPPKPKDTLMISRTPEVTCVWDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.101) y pesada (SEQ ID NO. 102) de TPP-1857; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
TPP-1858
PSRFSGSGSGTDFTLTISSLQPEDFATYYCQQSYTSPFITFGPGTKVEIKRTVAAPSVFI FPPSDEQLKSGTASVVCLLNNFYPREAKVQWKVDNALQSGNSQESVTEQDSKDSTYSLSS TLTLSKADYEKHKLYACEVTHQGLSSPVTKSFNRGEC
SEQ ID NO.112
EVQLLESGGGLVQPGGSLRLSCAASGFTFSPYPMMWVRQAPGKGLEWVSYISPSGGKTHY
ADSVKGRFTISRDNSKNTLYLQMNSLRAEDTAVYYCARGGDTYFDYFDYWGQGTLVTVSS
ASTKGPSVFPLAPSSKSTSGGTAALGCLVKDYFPEPVTVSWNSGALTSGVHTFPAVLQSS
GLYSLSSWTVPSSSLGTQTYICNVNHKPSNTKVDKKVEPKSCDKTHTCPPCPAPELLGG
PSVFLFPPKPKDTLMISRTPEVTCVVVDVSHEDPEVKFNWYVDGVEVHNAKTKPREEQYN
STYRVVSVLTVLHQDWLNGKEYKCKVSNKALPAPIEKTISKAKGQPREPQVYTLPPSRDE
LTKNQVSLTCLVKGFYPSDIAVEWESNGQPENNYKTTPPVLDSDGSFFLYSKLTVDKSRW
QQGNVFSCSVMHEALHNHYTQKSLSLSPG
Secuencias de aminoácidos de las cadenas liviana (SEQ ID NO.111) y pesada (SEQ ID NO.112) de TPP-1857; los CDRs tanto de la cadena pesada como también de la cadena ligera están subrayadas.
EJEMPLO 2: Características bioquímicas de los anticuerpos
D e te rm in a c ió n de la s a fin id a d e s de e n la ce m e d ia n te a n á lis is B ia co re :
Las afinidades de enlace de los anticuerpos anti-TWEAKR fue investigadas mediante análisis de resonancia de plasmón de superficie en un aparato Biacore T100 (GE Healthcare Biacore, Inc.). Los anticuerpos fueron inmovilizados sobre un chip de CM5-Sensor por medio de un reactivo de detección indirecta, igG(Fc) anti-humano. Se utilizaron reactivos del "Human Antibody Capture Kit” (BR-1008-39, GE Healthcare Biacore, Inc.) según lo descrito por el fabricante. Los anticuerpos anti-TWEAKR fueron inyectados con una concentración de 10 ^g/ml a razón de 10^l/min durante 10 segundos.
Tabla AK-3: Lista de antígenos recombinantes (TWEAKR) utilizados para la medición de afinidad.

Tabla AK-4: Lista de anticuerpos que se utilizaron para la medición de la afinidad

Tabla AK-5: Lista de anticuerpos obtenidos en el comercio, que fueron utilizados para la medición de la afinidad

Diversas concentraciones (200 nM, 100 nM, 50 nM, 25 nM, 12,5 nM, 6,25 nM, 3,12 nM, 1,56nM) de proteína TWEAKR humana recombinante depurada (TPP-2305, SEQ ID NO:168) fueron inyectadas en tampón HEPES-EP-r (GE Healthcare Biacore, Inc.) por intermedio de anticuerpo anti-TWEAKR inmovilizado bajo un caudal de flujo pasante de 60 |jl/min durante 30 minutos, y el tiempo de disociación fue de cinco minutos. Los sensorgramas fueron establecidos después de corrección por células de referencia en línea, seguido por sustracción de tampón-muestra. La constante de equilibrio de disociación (Kd) fue calculada en base a la relación entre las constantes de asociación (kon) y de disociación (kf obtenidas mediante sensorgramas de ajuste con un modelo de enlace 1:1 de primer orden.
Tabla AK-6: Valores de Kd monovalentes de anticuerpos anti-TWEAKR medidos mediante Biacore con proteína
TWEAKR- (TPP-2305 (SEQ ID NO: 168)).


Se determinó que los anticuerpos de la invención ligan TWEAKR con una actividad moderada (Kd 10 - 200 nM), mientras que algunos anticuerpos de anticuerpos de comparación (por ejemplo, PDL-192(TPP-1104), 136.1(TPP-2194), 18.3.3 (TPP-2193), P4A8 (TPP-1324), P3G5 (TPP-2195), P2D3 (TPP-2196), ITEM-1, ITEM-4) muestran un enlace de elevada afinidad (0,7 - 3,7 nM). Las secuencias de los dominios variables de los anticuerpos PDL-192, 136.1, 18.3.3, P4A8, P3G5 y P2D3 se obtuvieron a partir de la bibliografía de patentes, documentos WO 2009/020933 y WO 2009/140177, y las secuencias que codifican la región constante de IgG1 humano y de IgG2 murino, fueron añadidas, de lo cual resultaron los IgGs de longitud completa PDL-192(TPP-1104), 136.1(TPP-2194), 18.3.3(TPP-2193), P4A8(TPP-1324), P3G5(TPP-2195), P2D3(TPP-2196). El intervalo de las afinidades que fueron medidos en este estudio, coincide bien con los datos publicados: para PDL-192, 18.3.3 y 136.1, se publicaron valores de Kd de 5,5, 0,2 y 0,7 0.7 nM (documento WO 2009/020933); para P4A8 2.6 nM (documento WO 2009/140177). En comparación: el ligando nativo TWEAK se liga con un valor Kd de 0,8 - 2,4 nM (Immunity. 2001 Nov;15(5):837-46; Biochem J.2006 Jul 15;397(2):297-304; Arterioscler Thromb Vasc Biol. 2003 Apr 1;23(4):594-600).
Como resultado puede comprobarse que los anticuerpos de la invención (TPP-883, TPP-1538, TPP-2077, TPP-2084,
TPP-2148, TPP-2093, TPP-2149 y TPP-2090) se ligan a TWEAKR con una afinidad moderada (Kd 10 - 200 nM). C a ra c te riza c ió n d e l e p íto pe de en la ce de T P P -2090 m e d ia n te va rian te s N - y C -te rm in a l ab re v ia d o s de lo s e c to d o m in io s de T W E A K R :
La alineación de los dominios ricos en cisteína de TWEAKR (aminoácidos 34-68) de diferentes especies (alineación, Figura 1) muestra que la totalidad de las 6 especies analizadas está bien conservada. El DL-192 se liga en función de R56 (documento WO 2009/020933: Figura 2B) y que por lo tanto no se liga a TWEAKR de ratas, cerdos y ratones. El TPP-2090 se liga en función de los aminoácidos conservados D47, y por ello se liga a todas las especies representadas.
En un primer enfoque, para caracterizar el epítope de enlace del anticuerpo anteriormente mencionado, se generó una mutante acortada en N- y C-terminal del ectodominio TWEAKR y se investigó su capacidad de ligarse a diferentes anticuerpos anti-TWEAKR. En la posición N-terminal se suprimieron los aminoácidos28 a 33 y en posición C-terminal se suprimieron los aminoácidos 69 a 80, por lo que los dominios ricos en cisteína con puentes disulfuro entre Cys36-Cys49, Cys52-Cys67 y Cys55-Cys64 permanecen intactos (compárese Figura 2). Ambos constructos, los ectodominios completos 28-80 inclusive los terminales N- y C y los ectodominios acortados 34-68, fueron expresados como proteínas de fusión Fc TPP-2202 o bien TPP-2203, y depurados.
Para analizar el enlace, se recubrió 1 jg/ml del correspondiente constructo de TWEAKR-Fc dímero, y se utilizaron 0,3 |jg/ml y 0,08 jg/ml de IgG biotinilado como compañero de enlace soluble. La verificación fue llevada a cabo con sustrato de estreptavidina-HRP y Amplex-Rojo. Los IgGs fueron biotinilados bajo utilización de un excedente de aproximadamente dos molar de biotina -LC-NHs (pierce; Kat.-Nr.21347) siguiéndose las instrucciones del fabricante y se desalinizó bajo utilización de columnas de desalinización Zeba (pierce; Kat.-Nr. 89889). Para todas las concentraciones relacionadas del ligando soluble los anticuerpos de la presente invención muestran un enlace saturado en ambos constructos, mientras que el anticuerpo P4A8(TPP-1324), P3G5(TPP-2195) y el enlace saturada Item-4 la mostraba solamente en los ectodominios de longitud completa, pero un enlace empeorado en los constructos acortados en N-terminal y C-terminal (Figura 3 & Figura 4). Esto muestra que el epítope de enlace de los anticuerpos de la presente invención se encuentra en el dominio rico en cisteínas entre los aminoácidos 34-68. Para analizar si el terminal N o el terminal C del ectodominio son necesarios para el enlace de P4A8(TPP-1324)-y P3G5(TPP-2195), se generó un ectodominio monómero con la supresión C-terminal de aminoácidos 69 a 80. El enlace de P4A8(TPP-1324) y P3G5(TPP-2195) en los ectodominios TWEAKR acotados en el terminal N también se empeora, mientras que los anticuerpos de la presente invención muestran un enlace saturado (Figura 5).
Tabla AK-9: Lista de antígenos recombinantes, que se utilizaron en el análisis ELISA para el perfilado de epítopes

Tabla AK-10: Lista de los anticuerpos que fueron utilizados para el análisis ELISA para el perfilado de epítopes

También el epítope de enlace de TPP-2090, TPP-2084, PDL-192(TPP-1104) y 136.1(TPP-2194) está localizado en los dominios ricos en cisteína y el epítope de enlace de P4A8(TPP-1324) y P3G5(TPP-2195) está localizado por lo menos parcialmente fuera de los dominios ricos en cisteína.
A c c ió n de la s m u te ín a s T W E A K R -F c so b re la a fin id a d d e l a n ticu e rp o :
A efectos de investigar de manera más detallada las características de enlace del anticuerpo de la invención, se investigaron determinadas mutinas de TWEAKR, de las que se ha propuesto que son relevantes para la acción de anticuerpos agonistas conocidos (documento WO 2009/140177). Por ello se expresaron los ectodominios de longitud
completa (aminoácidos 28-80) con las siguientes sustituciones individuales de aminoácidos como proteínas de fusión con Fc, y se depuraron: T33Q; S40R; W42A; M50A; R56P; H60K; L65Q.
Tabla AK-11: Lista de proteínas recombinantes que fueron utilizadas en el análisis ELISA para el enlace de muteína

A efectos de obtener datos de reacción en función de dosis, se recubrieron las diferentes muteínas TWEAKR-Fc con una concentración baja (62 ng/ml) sobre una placa ELISA Maxisorb de 36e4 cavidades, y se utilizó una dilución seriada 2 X de IgG biotinilado, empezando con una concentración de 100 nM, como compañero de enlace soluble. La verificación se llevó a cabo con estreptavidina-HRP y Amplex Red. Los IgGs investigados fueron TPP-2090 y TPP-2084 de la presente invención, PdL-192, 136.1 y 18.3.3 del documento WO 2009/020933, P4A8 y P3 G5 del documento Wo 2009/140177, e ITEM-1 e ITEM-4 de Nakayama et al [Biochem Biophys Res Com 306: 819-825].
Tabla AK-12: Lista de anticuerpos que se utilizaron en el análisis ELISA para establecer el enlace de muteína

Tabla AK-13: Lista de anticuerpos obtenibles en el comercio, que fueron utilizados en el ELISA para el enlace de muteínas

Los IgGs fueron biotinilados baja utilización de un excedente molar aproximadamente el doble de biotina-LC-NHS (pierce; Kat.-Nr. 21347) siguiéndose las instrucciones del fabricante y se desalinizó bajo utilización de columnas de desalinización Zeba (pierce; Kat.-Nr. 89889). Los datos de dosis-reacción fueron ajustados y se determinaron los IC50. Para visualizar los resultados se confeccionó una tabla, “-“muestra IC50 superiores a 50 nM, “+” muestra IC50 en el intervalo de 1 a 150 pM.
Tabla AK-14: acción de las muteínas sobre el enlace de anticuerpos

continuación

Como ya se divulgó, ITEM-4 muestra un enlace empeorado en la muteína de H60K [documento WO 2009/140177: Figura 23F] y PDL-192 a la muteína R56P [documento WO 2009/020933: Figura 22B]. A diferencia de los datos publicados, ITEM-1 muestra un enlace empeorado a R56P, y todos los anticuerpos a W42A [documento WO 2009/140177: Figura 23E, Figura 23F]. Estas diferencias pueden explicarse por medio de los métodos elegidos.
A diferencia de ITEM-1, ITEM-4, PDL-192, 136.1 y 18.3.3, los anticuerpos de la presente invención se ligan independientemente de todas las sustituciones excepto W42A.
E s c a n e o de lo s d o m in io s r ico s en c is te ín a :
Para determinar la posición de enlace de los anticuerpos de la invención, se llevó a cabo un escaneo de alanina de los dominios ricos en cisteína (aminoácidos 34-68). En la Figura 6 se muestra que la variante abreviada en terminal N y C, de los ectodominios de longitud completa de TWEAKR no empeoran el enlace de los anticuerpos de la invención. Por ello el epítope de enlace está localizado en los dominios ricos en cisteína. Se introdujeron las siguientes sustituciones en el constructo TWEAKR(34-68)-Fc: S37A, R38A, S40A, S41A, W42A, S43A, D45A, D47A, K48A, D51A, S54A, R56A, R58A, P59A, H60A, S61A, D62A, F63A y L65A.
Tabla AK-15: Lista de los constructos de TWEAKR-muteína para el escaneo de alanina de los dominios ricos en cisteína

Estas TWEAKR(34-68)-Fc-muteínas fueron expresadas en células HEK293. Para obtener datos de dosis-reacción, se aplicaron como recubrimiento IgGs con una concentración de 1 pg/ml sobre una placa ELISA Maxisorp de 364
cavidades, y se utilizó una dilución 2 X del material sobrenadante que contiene la TWEAKR-muteína como compañero de enlace soluble. La verificación fue llevada a cabo con anti-HIS-HRP y Amplex Red. Los IgGs investigados eran TPP-2090 de la presente invención, PDL-192 del documento WO2009/020933 y P4A8 del documento WO 2009/140177.
Tabla AK-16: Lista de anticuerpos que fueron utilizados para el escaneo de alanina de los dominios ricos en cisteína

A efectos de evaluar la relevancia de la TWEAKR-muteína para el enlace en diversos IgGs, se preparó un gráfico de correlación para una determinada concentración de muteína, por ejemplo, en la Figura 6 se muestran los gráficos de correlación para los sobrenadantes diluidos 8X del caldo de expresión de TWEAKR, con PDL-192(TPP-1104) en el eje de las X y TPP-2090 en el dice de las Y. El gráfico muestra que el enlace de TPP-2090 empeora mediante sustitución por D47A, y que se empeoró el enlace PDL-192(TPP-1104) mediante sustitución por R56A. Para ninguno de los constructos pudo demostrarse un enlace a P4A8(TPP-1324), lo que coincide con los resultados anteriormente obtenidos (Figura 6). Además, el epítope P4A8 está localizado por lo menos parcialmente fuera de los dominios ricos en cisteína. Las dependencias identificadas de determinados aminoácidos para la interacción de los anticuerpos se relacionan con la actividad agonista para el que lo que se determinaron estos anticuerpos. El ligando nativo TWEAK muestra una activación efectiva de TWEAKR y liga, en función de leucina 46, en los dominios ricos en cisteína de TWEAKR (Pellegrini et al, FEBS 280:1818-1829). P4A8 muestra una actividad agonista muy baja e interactúa por lo menos parcialmente con dominios situados fueran de los dominios ricos en cisteína de TWEAKR. PDL-192 muestra una moderada actividad agonista y se liga en función de R56 a los dominios ricos en cisteína, pero frente a los lugares de los ligandos TWEAK. TPP-2090 y TWEAK se ligan en función de D47 o bien L46, y por ello se ligan en un sitio de enlace (Figura 7).
Puede llegarse a la conclusión que los anticuerpos de la invención (por ejemplo, TPP-2090) se ligan a TWEAKR en función de D47.
Las dependencias identificadas de determinados aminoácidos TWEAKR para la interacción de los anticuerpos está relacionadas con la actividad agonista que ha sido determinada para estos anticuerpos. El ligando nativo TWEAK muestra una activación efectiva de TWEAKR y se liga en función de leucina 46 a los dominios ricos en cisteína de TWEAKR (Pellegrini et al, FEBS 280:1818-1829). P4A8 muestra una actividad agonista muy baja e interactúa por lo menos parcialmente con dominios situados fueran de los dominios ricos en cisteína de TWEAKR. PDL-192 muestra una moderada actividad agonista y se liga en función de R56 a los dominios ricos en cisteína, pero frente a los lugares de los ligandos TWEAK. Los anticuerpos de esta invención (Ejemplo TPP-2090) se ligan en función de D47, y TWEAK se liga en función de L46, y se liga a sitios de enlace similares pero diferenciables (Figura 7). Por ello los anticuerpos de la presente invención, que muestran una fuerte actividad agonista se ligan a un nuevo epítope (dependiente de D47) que está asociada con una actividad agonista muy fuerte. Es interesante observar que Michaelson et al (véase página 369, columna izquierda en Michaelson JS et al, MAbs. 2011 Jul-Aug;3(4):362-75) una explicación de por qué la totalidad de los anticuerpos agonistas investigados por ellos tienen una actividad agonista más débil en comparación con la de los ligados naturales TWEAK. Su conclusión es que la menor efectividad podría ser una función de la interacción de enlace dimérica del anticuerpo con TWEAKR, siendo probable que en este caso del TWEAK experimente una interacción trímera. Por ello es un resultado sorprendente que un anticuerpo de la invención, a pesar de una interacción dímera con TWEAKR tiene una actividad agonista más elevada aún. Esta acción sorprendente está anudada a la propiedad de enlace específico del anticuerpo de la invención, es decir a el enlace específica al D47 del TWEAKR.
Otras realizaciones. El alcance de protección se define únicamente por las reivindicaciones.
1. Conjugado de un ligador o un derivado del mismo con una o varias moléculas de principio activo, en donde la molécula de principio activo es un inhibidor de la proteína del huso de quinesina, que está unido con el ligador a través de un enlazador L.
2. Conjugado de acuerdo con el punto 1, en donde el ligador o un derivado del ismo es un péptido o proteína de ligador o un derivado de un péptido o proteína de ligador.
3. Conjugado de acuerdo con el punto 2, en donde cada molécula de principio activo está ligada a distintos aminoácidos del péptido o la proteína de ligador o bien su derivado a través del enlazador.
4. Conjugado de acuerdo con uno o varios de los puntos precedentes, en donde el conjugado presenta en promedio 1,2 a 20 moléculas de principio activo por ligador.
5. Conjugado de acuerdo con uno o varios de los puntos 2 a 4, en donde el péptido o proteína de ligador representa un anticuerpo o bien el derivado del péptido o proteína de ligador
COOH
-NH— (CH2)4 'NH 2
o

6. Conjugado de acuerdo con uno o varios de los puntos precedentes, en donde el ligador se liga con una molécula diana de cáncer.
7. Conjugado de acuerdo con el punto 6, en donde el ligador se liga con una molécula diana extracelular.
8. Conjugado de acuerdo con el punto 7, en donde el ligador se internaliza después de el enlace con la molécula objeta extracelular por la célula que expresa la molécula diana y se procesa de modo intracelular (preferentemente lisosómico).
9. Conjugado de acuerdo con uno o varios de los puntos 2 a 8, en donde el péptido o proteína de ligador es un anticuerpo monoclonal humano, humanizado o quimérico o uno de sus fragmentos que se une con antígeno. 10. Conjugado de acuerdo con el punto 9, en donde el péptido o proteína de ligador es un anticuerpo anti-HER2, un anticuerpo anti-EGFR, un anticuerpo anti-TWEAKR o uno de sus fragmentos que se une con antígeno.
11. Conjugado de acuerdo con el punto 10, en donde el anticuerpo anti-TWEAKR se une específicamente con el aminoácido D en la posición 47 (d 47) de TWEAKR (SEQ ID NO:169), con preferencia, el anticuerpo anti-TWEAKR TPP-2090.
12. Conjugado de acuerdo con uno o varios de los puntos precedentes, en donde el inhibidor de la proteína del huso de quinesina contiene la presente subestructura:

en donde
#a representa un enlace con el resto de la molécula;
R1a representa H o -(CH2)0-3Z, en donde Z representa -H, -OY3, -SY3, -NHY3, halógeno, -CO-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2CH2O)0-3-(CH2)0-3Z' o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 , COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)-i-3COOH, en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H, NH2, COOH, SO3H, SH u OH;
en donde Z representa -H, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
en donde el inhibidor de la proteína del huso de quinesina se liga por sustitución de un átomo de H con R1a, R2a, R4a o el anillo pirrolidina formado por R2a y R4a con el ligador,
así como sus sales, solvatos y sales de los solvatos
13. Conjugado de acuerdo con uno o varios de los puntos precedentes, en donde el inhibidor de la proteína del huso de quinesina está representado por la siguiente fórmula (I):

en donde
R1a representa H o -(CH2)o-3Z, en donde Z representa -H, -OY3, -SY3, -NHY3, halógeno, -CO-NY1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)0-3-(CH2)0-3Z' o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2a y R4a representan, de modo independiente entre sí, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2a y R4a representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa H, SO3H, NH2, COOH, SH u OH;
en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
R3a representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia, un grupo alquilo C1-10, arilo C6-10 o aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10,
que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que pueden presentar, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-Oy3, donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z', -(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R8a representa alquilo C1-10;
HZ es un heterociclo mono- o bicíclico, que puede estar sustituido con uno o varios sustituyentes seleccionados de halógeno, grupos alquilo C1-10, grupos arilo C6-10 o grupos aralquilo C6-10, que dado el caso pueden estar sustituidos con halógeno,
en donde el inhibidor de la proteína del huso de quinesina está unido por sustitución de un átomo de H en R1a, R2a, R3a, R4a, R8a o en el anillo pirrolidina formado por R2a y R4a con el ligador,
así como sus sales, solvatos y sales de los solvatos
14. Conjugado de acuerdo con uno o varios de los puntos precedentes, en donde el ligador de molécula de principio activo está representado por la fórmula general (II):
(ii)
en donde
X1 representa N, X2 representa N y X3 representa C; o
X1 representa CH, X2 representa C y X3 representa N; o
X1 representa NH, X2 representa C y X3 representa C; o
X1 representa CH, X2 representa N y X3 representa C;
R1 representa H, -L-#1 o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)ü.3-(CH2)0-3Z' o -CH(CH2W)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2, SO3H, COOH, -NH-CO-CH2-CH2-Ch(nH2)COOH o -(Co-NH-CHY4)1-3COOH, en donde W representa H u OH; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 y R4 representan, de modo independiente entre sí, -L-#1, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2, SO3H, COOH, SH u OH;
en donde Z representa -H, OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
A representa CO, SO, SO2, SO2NH o CNNH;
R3 representa -L-#1 o representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido,
con preferencia, -L-#1 o un grupo alquilo C1-10, arilo C6-10, aralquilo C6-10, heteroalquilo C5-10, alquil C1-10-O-arilo C6-10 o heterocicloalquilo C5-10,
que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que pueden presentar, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-Oy3, donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z', -(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1-10);
R5 representa -L-#1, H, F, NH2, NO2, halógeno, SH o -(CH2)0-3Z, en donde Z representa -H, OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;
en donde uno de los sustituyentes R1, R2, R3, R4 y R5 representa -L-#1,
L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado,
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi o halógeno,
R8 representa alquilo C1-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) u oxetano dado el caso sustituido; y
R9 representa H, F, CH3, CF3, CH2F o CHF2;
así como sus sales, solvatos y sales de los solvatos
15. Conjugado de acuerdo con el punto 14,
en donde R1 representa -L-#1, H, -(CH2)0-3Z, en donde Z representa -H, -CO-NY1Y2, NHY3, OY3, -SY3 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)0-3-(CH2)0-3Z' o -CH(CHW)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, NH2, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1.3COOH; en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo; R2 y R4 representan, de modo independiente entre sí, -L-#1, -CO-CHY4-NHY5 o H o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10-, en donde R10 representa H, -L-#1, NH2, COOH, SH, OH o SO3H;
en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;
A representa CO,
R3 representa -(CH2)OH o -L-#1, y
R5 representa -L-#1 o H,
en donde uno de los sustituyentes R1, R2, R3, R4 y R5 representa -L-#1.
16. Conjugado de acuerdo con el punto 14 o 15,
en donde R6 y R7 representan, de modo independiente entre sí, H, alquilo C1 -3 o halógeno.
17. Conjugado de acuerdo con uno o varios de los puntos 14 a 16,
en donde R8 representa alquilo C1 -4 (preferentemente terc-butilo).
18. Conjugado de acuerdo con uno o varios de los puntos 14 a 17,
en donde R9 representa H.
19. Conjugado de acuerdo con uno o varios de los puntos 14 a 18, en donde R6 y R7 representan F.
20. Conjugado de acuerdo con uno o varios de los puntos precedentes, en donde el ligador -L- presenta una de las siguientes estructuras básicas (i) a (iv):
(i) -(CO)m-SG1-L1-L2-(ii) -(CO)m -L1-SG-L1-L2-(iii) -(CO)m -L1-L2-(iv) -(CO)m -L1-SG-L2
en donde m es 0 o 1, SG y SG1 es un grupo separable in vivo, L1 representa, de modo independiente entre sí, grupos orgánicos no separables in vivo y L2 representa un grupo de acoplamiento con el ligador.
21. Conjugado de acuerdo con el punto 20, en donde el grupo separable in vivo SG es un grupo de 2-8 oligopéptidos, con preferencia, un grupo dipeptídico o un disulfuro, una hidrazona, un acetal o un aminal y SG1 es un grupo de 2-8 oligopéptidos, con preferencia, un grupo dipeptídico.
22. Conjugado de acuerdo con uno o varios de los puntos 2 a 21,
en donde el ligador está unido en la cadena lateral de cisteína o bien radical de cisteína y presenta la siguiente fórmula:
§-(CO)m-L1-L2-§§
en donde
m es 0 o 1;
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador y
-L2- representa

en donde
#1 caracteriza el sitio de unión con el átomo de azufre del ligador,
#2 caracteriza el sitio de unión con el grupo L1 ,
L1 representa -(NR10)n-(G1)o-G2-,
en donde R10 representa H, NH2 o alquilo C1-C3;
G1 representa -NHCO- o

n es 0 o 1;
o es 0 o 1; y
G2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o
grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NMe-, -NHNH-, -SO2NHNH-, -NHCO-, -CONH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros aromático o no aromático con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente

), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico,
o representa uno de los siguientes grupos:

23. Conjugado de acuerdo con el punto 22, en donde la cadena hidrocarbonada está interrumpida por uno de los siguientes grupos:

en donde X es H, un grupo alquilo C1-10, que dado el caso puede estar sustituido con -NHCONH2, -COOH, -OH, NH2, -NH-CNNH2, sulfona, sulfóxido o ácido sulfónico.
24. Conjugado de acuerdo con el punto 22, en donde el ligador presenta la siguiente fórmula:

en donde
#3 representa el enlace con la molécula de principio activo,
#4 representa el enlace con el péptido o la proteína de ligador,
R11 representa H o NH2;
B representa -[(CH2)x-(X4)i]w-(CH2)z-,
w = 0 a 20;
x = 0 a 5;
x = 0 a 5
y = 0 o 1
z = 0 a 5 y
X4 representa -O-, -CONH- o -NHCO-

25. Conjugado de acuerdo con el punto 24, en donde R1 o R4 representa -L-#1.
26. Conjugado de acuerdo con uno o varios de los puntos 21 a 25, en donde el conjugado presenta una de las siguientes fórmulas:


en donde
X1, X2 y X3 presentan el mismo significado que en el punto 14,
AK1 representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa una valor de 1 a 20; y L1 es un grupo hidrocarbonado dado el caso ramificado con 1 a 70 átomos de carbono, que es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -CONH-, -NHCO-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos
seleccionados de N, O y S, -SO- o -SO2-(preferentemente
— N N -C O —
), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, y SG1 es un 2-8 oligopéptido, con preferencia, un dipéptido; L4 representa un enlace simple o un grupo -(CO)y-G4-, en donde y representa 0 o 1 y G4 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros aromático o no aromático con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente

), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidos con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
27. Conjugado de acuerdo con uno o varios de los puntos 1 a 21, en donde el ligador -L- está unido en la cadena lateral de cisteína o bien radical de cisteína y presenta la siguiente fórmula:

en donde
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador,
m es 0, 1, 2 o 3;
n es 0, 1o 2;
p representa 0 a 20; y
L3 representa

en donde
o es 0 o 1;
y
G3 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -0-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO, -CONH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH--SO- o -SO2-(preferentemente

), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, sulfona, sulfóxido o ácido sulfónico.
28. Conjugado de acuerdo con el punto 27, en donde el ligador -L- está unido en la cadena lateral de cisteína o bien radical de cisteína y presenta la siguiente fórmula:

en donde
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador,
m es 1;
p es 0;
n es 0;
y L3 representa

en donde
o es 0 o 1; y
G3 representa -(CH2CH2O)s(CH2)t(CONH)u (CH2CH2O)v(CH2)w-, en donde
s, t, v y w representan en cada caso, de modo independiente entre sí, 0 a 20 y u representa 0 o 1.
29. Conjugado de acuerdo con el punto 27 o 28, en donde R2 o R3 representa -L-#1.
30. Conjugado de acuerdo con el punto 29, en donde el conjugado presenta una de las siguientes fórmulas:
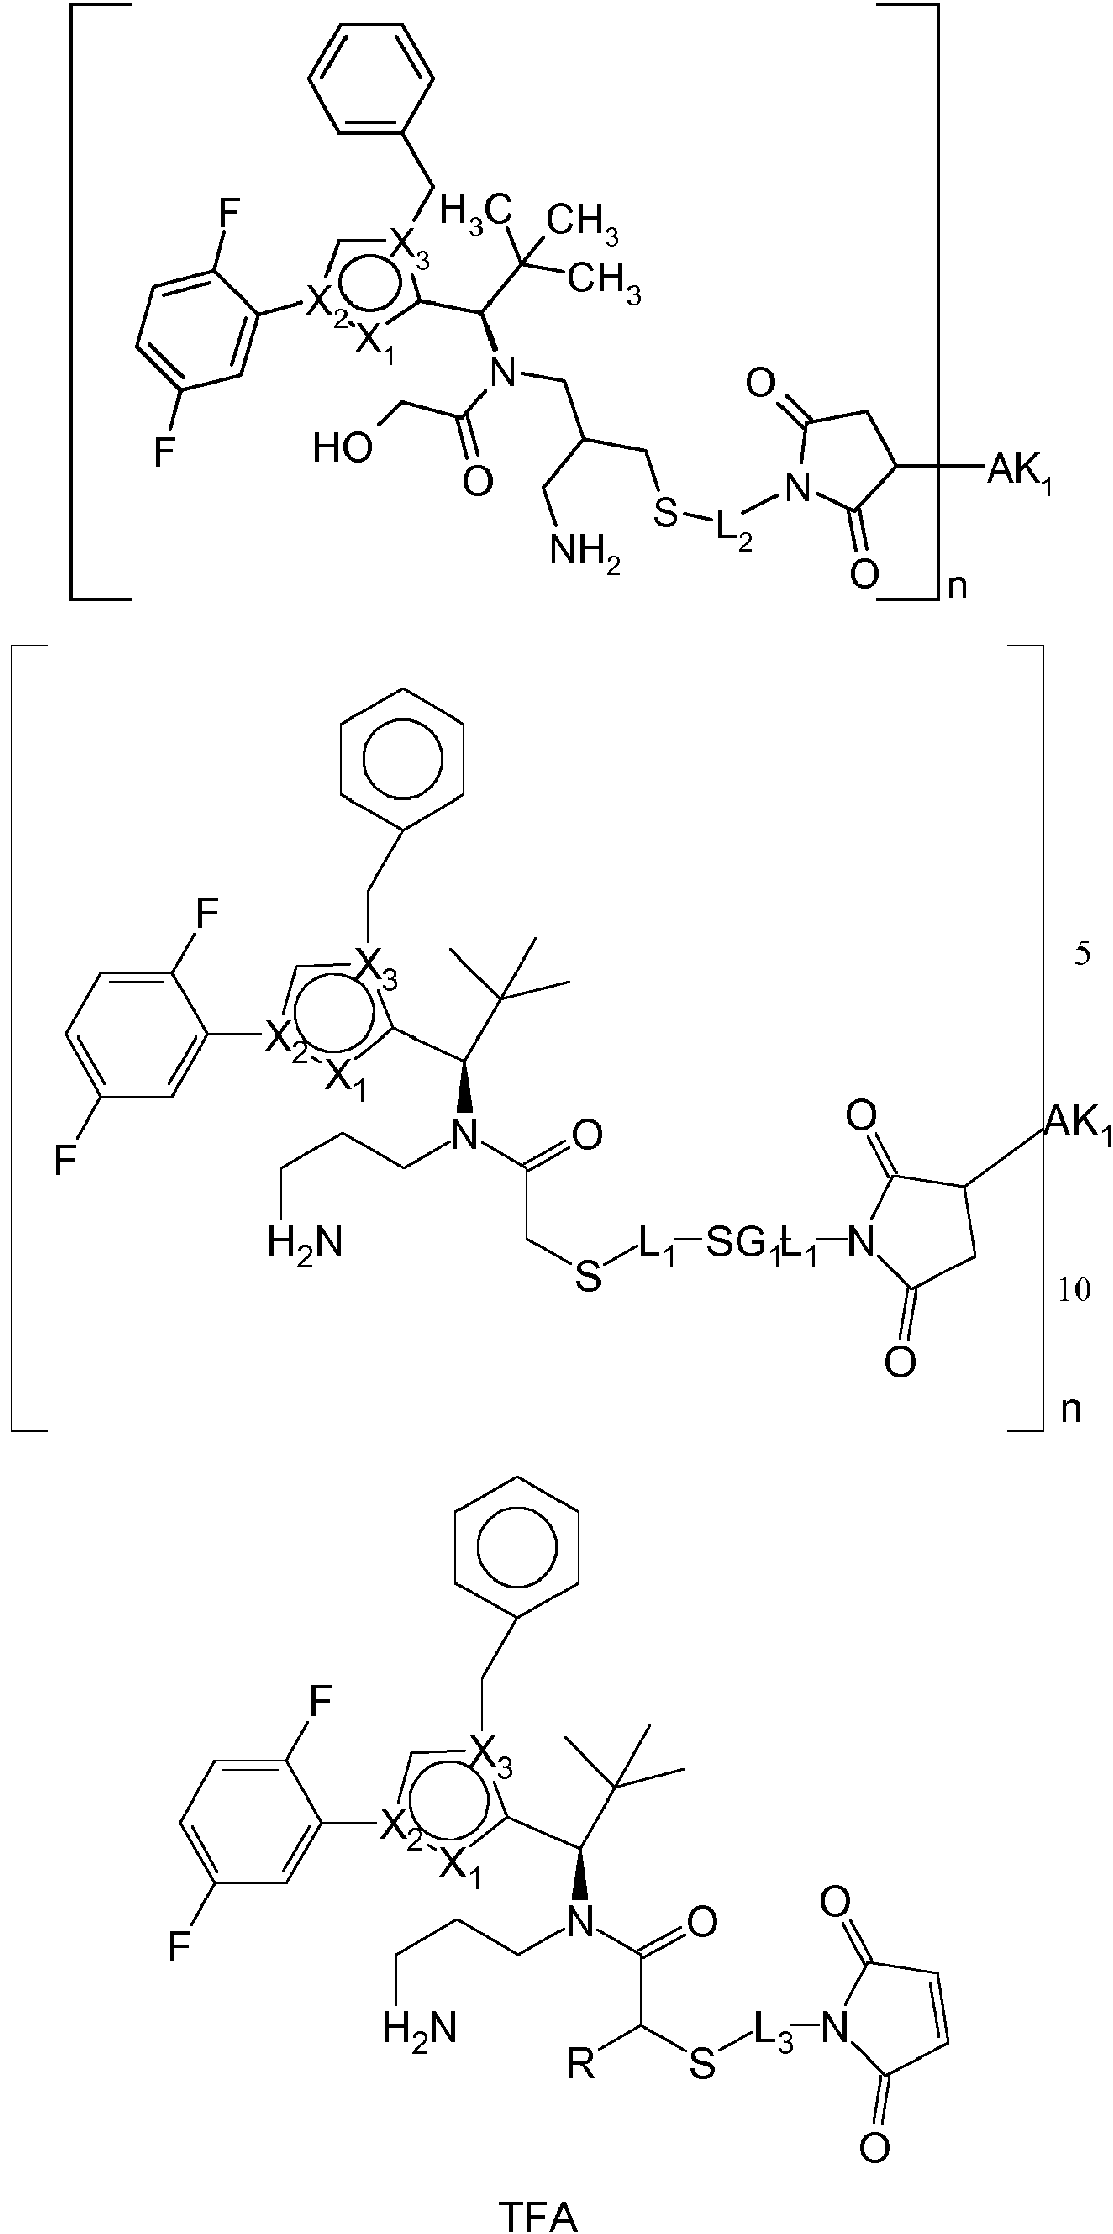

en donde
X1, X2 y X3 presentan el mismo significado que en el punto 14,
AK1 representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa un valor de 1 a 20; y L2 y L3 es una cadena hidrocarbonada dado el caso ramificada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinsaturada con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NMe-, -NHNH-, -SO2NHNH-, -NHCO-, -CONH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros aromático o no aromático con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
— N N CO
), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2,
-COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
31. Conjugado de acuerdo con uno o varios de los puntos 1 a 21, en donde el ligador -L- está unido con una cadena lateral de lisina y presenta la siguiente fórmula:
-§-(SG)x-L4-CO-§§,
en donde
§ representa el enlace con la molécula de principio activo y
§§ representa el enlace con el péptido o la proteína de ligador,
x representa 0 o 1,
SG representa un grupo separable, preferentemente un 2-8 oligopéptido, con preferencia especial, un dipéptido, y
L4 representa un enlace simple o un grupo -(CO)i-G4-, en donde y representa 0 o 1, y
G4 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO-(preferentemente
— N \ - C O —
), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.
32. Conjugado de un péptido o proteína de ligador de acuerdo con el punto 31, en donde el conjugado presenta una de las siguientes fórmulas:

en donde
X1, X2 y X3 presentan el mismo significado que en el punto 14,
AK2 representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa un valor de 1 a 20; y L4 es una cadena hidrocarbonada dado el caso de cadena lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno de cadena lineal y/o ramificada y/o cíclicos, que pueden estar mono- o poliinsaturada con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NMe-, -NHNH-, -SO2NHNH-, -NHCO-, -CONH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2- (preferentemente
— N \ - C O —
), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, y
SG1 es un grupo separable, preferentemente un 2-8 oligopéptido, con preferencia especial, un dipéptido. 33. Conjugado de acuerdo con uno o varios de los puntos 10 a 32, en donde el anticuerpo anti-TWEAKR es un anticuerpo agonista.
34. Conjugado de acuerdo con uno o varios de los puntos 10 a 33, que comprende:
una cadena pesada variable que comprende:
a. una CDR1 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula PYPMX (SEQ ID NO: 171), en donde X es I o M;
b. una CDR2 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula YISPSGGXTHYADSVKG (SEQ ID NO: 172), en donde X es S o K; y
c. una CDR3 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula GGDTYFDYFDY (SEQ ID NO: 173);
y una cadena ligera variable que comprende:
d. una CDR1 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula RASQSISXYLN (SEQ ID NO: 174), en donde X es G o S;
e. una CDR2 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula XASSLQS (SEQ ID NO: 175), en donde X es Q, A o N; y
f. una CDR3 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula QQSYXXPXIT (SEQ ID NO: 176), en donde X en la posición 5 es T o S, X en la posición 6 es T o S y X en la posición 8 es G o F.
35. Conjugado de acuerdo con uno o varios de los puntos 10 a 34, que comprende:
a. una secuencia variable de la cadena pesada, como se representa ID NO:10; así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:9 o
b. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:20 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:19 o
c. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:30 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:29 o
d. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:40 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:39 o
e. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:50 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:49 o
f. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:60 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:59 o
g. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:70 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:69 o
h. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:80 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:79 o
i. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:90 así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:89 o
j. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:100, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:99 o
k. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:110, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:109 o
l. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:120, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:119.
36. Conjugado de acuerdo con uno o varios de los puntos 10 a 35, en donde el anticuerpo es un anticuerpo de IgG.
37. Conjugado de acuerdo con uno o varios de los puntos 10 a 36, que comprende:
a. una secuencia de la cadena pesada, como se representa por SEQ ID NO:2, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:1 o
b. una secuencia de la cadena pesada, como se representa por SEQ ID NO:12, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:11 o
c. una secuencia de la cadena pesada, como se representa por SEQ ID NO:22, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:21 o
d. una secuencia de la cadena pesada, como se representa por SEQ ID NO:32, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:31 o
e. una secuencia de la cadena pesada, como se representa por SEQ ID NO:42, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:41 o
f. una secuencia de la cadena pesada, como se representa por SEQ ID NO:52, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:51 o
g. una secuencia de la cadena pesada, como se representa por SEQ ID NO:62, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:61 o
h. una secuencia de la cadena pesada, como se representa por SEQ ID NO:72, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:71 o
i. una secuencia de la cadena pesada, como se representa por SEQ ID NO:82, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:81 o
j. una secuencia de la cadena pesada, como se representa por SEQ ID NO:92, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:91 o
k. una secuencia de la cadena pesada, como se representa por SEQ ID NO:102, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:101 o
l. una secuencia de la cadena pesada, como se representa por SEQ ID NO:112, así como una secuencia de la cadena ligera, como se representa por SEQ ID nO:111.
38. Conjugado del huso de acuerdo con uno o varios de los puntos precedentes, en donde el conjugado presenta 1 a 10, preferentemente 2 a 8 moléculas de principio activo por péptido o proteína de ligador.
39. Procedimiento para la preparación del conjugado de acuerdo con el punto 26 o 30, en donde un compuesto de una de las siguientes fórmulas, preferentemente en forma de una de sus sales de ácido trifluoroacético, está unido en un resto de cisteína de un péptido o proteína de ligador previamente de forma opcional parcialmente reducido, en donde el compuesto se usa preferentemente en un exceso molar de 2 a 12 veces respecto del péptido o la proteína de ligador:


en donde R representa -H o -COOH,
en donde K representa alquilo C1-C6 lineal o ramificado dado el caso sustituido con alcoxi C1-C6 u -OH, y en donde X1, X2, X3, SG1, L1, L2, L3 y L4 tienen el mismo significado que en el punto 26 o 30.
40. Procedimiento para la preparación del conjugado de acuerdo con el punto 32, en donde un compuesto de una de las siguientes fórmulas, preferentemente en forma de una de sus sales de ácido trifluoroacético, está unido con un resto de lisina de un péptido o proteína de ligador, en donde el compuesto se usa preferentemente en un exceso molar de 2 a 12 veces respecto del péptido o la proteína de ligador:
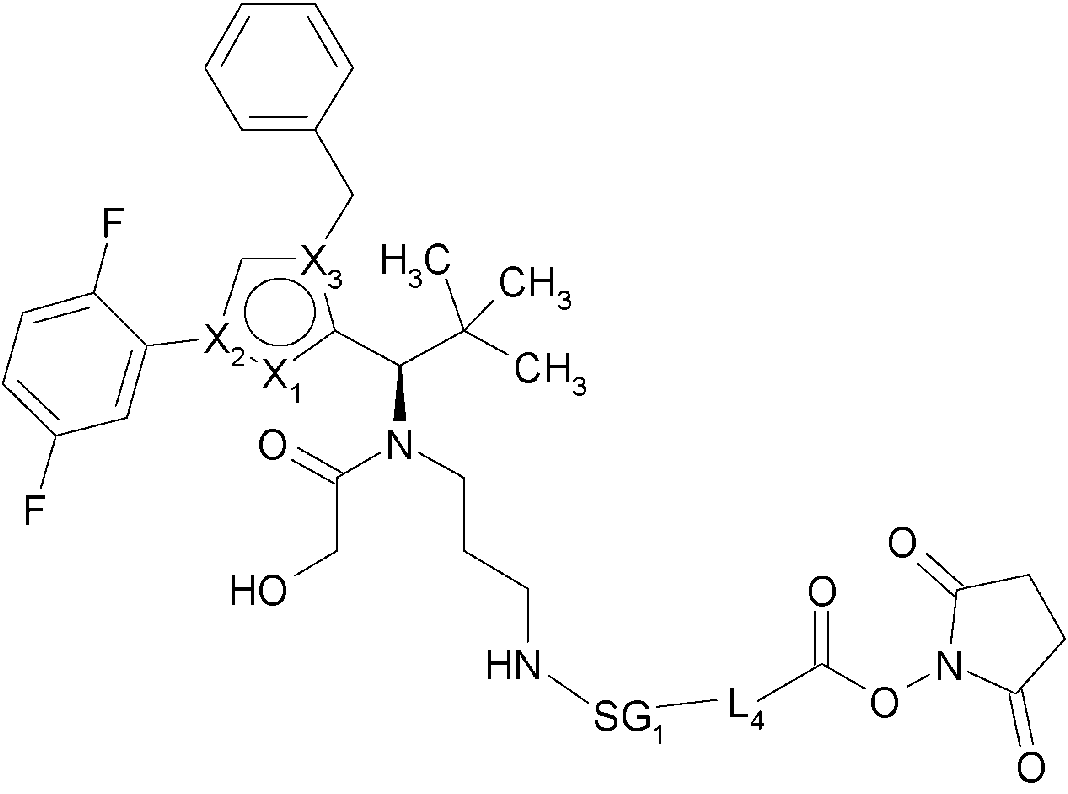
en donde X1, X2, X3, SG1 y L4 tienen el mismo significado que en el punto 32.
41. Compuesto de una de las siguientes fórmulas:


en donde R representa -H o -COOH,
en donde K representa alquilo C1-C6 lineal o ramificado dado el caso sustituido con alcoxi C1-C6 u -OH, y en donde X1, X2, X3, SG1, L1, L2, L3 y L4 tienen el mismo significado que en el punto 26, 30 o 32. Compuestos de la fórmula general (III):

en donde
X1 representa N, X2 representa N y X3 representa C o X1 representa CH, X2 representa C y X3 representa N o X1 representa NH, X2 representa C y X3 representa C o X1 representa CH, X2 representa N y X3 representa C; R1 representa -L-LIGADOR, H o -(CH2 )0 -3 Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2 CH2 O)0 - 3-(CH2 )0 - 3 Z' o -CH(CH2W)Z' e Y3 representa H o -(CH2 )0 - 3 Z', en donde Z' representa H, NH2 , SO3 H, COOH, -NH-CO-CH2-CH2 -CH(NH2 )COOH o -(CO-NH-CHYV3 COOH, en donde W representa H u OH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;
R2 y R4 representan, de modo independiente entre sí, -L-LIGADOR, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2, SO3H, COOH, SH u OH; en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )0 - 3 Z' e Y3 representa H o -(CH2 )0 - 3 Z', en donde Z' representa H, SO3 H, NH2 o COOH;
en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1 - 6 lineal o ramificado;
A representa CO, SO, SO2 , SO2 NH o CNNH;
R3 representa -L-LIGADOR o representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, con preferencia -L-#1 o un grupo alquilo C1 - 1 0 , arilo C6 - 1 0 o aralquilo C6 - 1 0 , heteroalquilo C5 - 1 0 , alquil C1 - 1 0-O-arilo C6 - 1 0 o heterocicloalquilo C5 - 1 0 , que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2 )0 - 3 Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -Co-NY1Y2 o -CO-OY3, donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )0 - 3 Z'e Y3 representa H, -(CH2 )0 - 3 -CH(NHCOCH3 )Z',-(CH2 )0 - 3-CH(NH2 )Z' o -(Ch2 )0 - 3 Z', en donde Z' representa H, SO3 H, NH2 o COOH,
(en donde “alquilo” es preferentemente alquilo C1 - 1 0 );
R5 representa -L-LIGADOR, H, F, NH2 , NO2 , halógeno, SH o -(CH2 )0 - 3 Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,
en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )0 - 3 Z' e Y3 representa H o -(CH2 )0 - 3 Z', en donde Z' representa H, SO3 H, NH2 o COOH;
en donde L representa un ligador y LIGADOR representa un ligador o uno de sus derivados, en donde el ligador puede estar dado el caso ligado en varias moléculas de principio activo,
R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1 - 1 0 (dado el caso fluorado), alquenilo
Claims (1)
- REIVINDICACIONES1. Conjugado de un ligador o un derivado del mismo con una o varias moléculas de principio activo, en donde la molécula de principio activo es un inhibidor de la proteína del huso de quinesina, que está unido con el ligador a través de un enlazador L, en donde el inhibidor de la proteína del huso de quinesina presenta la siguiente fórmula (IIa):
 en dondeX1 representa N, X2 representa N y X3 representa C; oX1 representa CH o CF, X2 representa C y X3 representa N; oX1 representa NH, X2 representa C y X3 representa C; oX1 representa CH, X2 representa N y X3 representa C;(en donde preferentemente X1 representa CH, X2 representa C y X3 representa N);R1 representa H, -L-#1, -MOD o -(CH2 )o- 3 Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 , -(CH2 CH2 O)ü.3 -(CH2 )0 - 3 Z' o -CH(CHW)Z' e Y3 representa H o -(CH2 )o- 3Z', en donde Z' representa H, NH2 , SO3 H, COOH, -NH-CO-CH2 -CH2-CH(NH2 )COOH o -(CO-NH-CHYV3 COOH; en donde W representa H u OH,en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;R2 representa -L-#1, H, -MOD, -CO-CHY4-NHY5 o -(CH2 )o- 3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR1 0- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2 , SO3 H, COOH, SH u OH; en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )o- 3 Z' e Y3 representa H o -(CH2 )o-3 Z', en donde Z' representa H, SO3 H, NH2 o COOH;en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1 - 6 lineal o ramificado;R4 representa -L-#1, H, -CO-CHY4-NHY5 o -(CH2 )o- 3Z,en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )o- 3 Z' e Y3 representa H o -(CH2 )o-3 Z', en donde Z' representa H, SO3 H, NH2 o COOH;en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2 , en donde Y6 representa alquilo C1 - 6 lineal o ramificado;o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR1 0- o -CHR10-CH2-, en donde R10 representa L-#1, H, NH2 , SO3 H, COOH, SH u OH;A representa CO, SO, SO2 , SO2 NH o CNNH;R3 representa -L-#1, -MOD o un grupo alquilo, cicloalquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituidos, con preferencia -L-#1 o un grupo alquilo C1 - 1 0 , arilo C6 - 1 0 o aralquilo C6 - 1 0 , heteroalquilo C5 - 1 0 , alquil C1-1o-O-arilo C6 - 1 0 o heterocicloalquilo C5 - 1 0 , que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 1-3 grupos -NH2 o 1-3 grupos -(CH2 )o- 3Z, en donde Z representa -H, halógeno, -OY3, -Sy3, -NHY3, -CO-NY1Y2 o -CO-OY3, donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )o- 3Z' e Y3 representa H, -(CH2 )o- 3-CH(NHCOCH3 )Z', -(CH2 )o- 3-CH(NH2 )Z' o -(CH2 )o- 3 Z', en donde Z' representa H, SO3 H, NH2 o COOH,(en donde “alquilo” es preferentemente alquilo C1 - 1 0 );R5 representa -L-#1, H, NH2, NO2, halógeno (en especial F, Cl, Br), -CN, CF3, -OCF3, -CH2F, -CH2F, SH o -(CH2)o-3Z, en donde Z representa -H, -OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z’ e Y3 representa H o -(CH2)0-3Z’, en donde Z’ representa H, SO3H, NH2 o COOH;R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi, NO2, NH2, COOH o halógeno (en especial F, Cl, Br),R8 representa alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) o -(CH2)0-2-(HZ2), en donde HZ2 representa un heterociclo de 4 a 7 miembros con hasta dos heteroátomos seleccionados de N, O y S, en donde cada uno de estos grupos puede estar sustituido con -OH, CO2H o NH2 o -L-#1;en donde uno o ninguno de los sustituyentes R1, R2, R3, R4 R5 , R8 y R10 representa -L-#1 o bien (en el caso de R8), L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado,R9 representa H, F, CH3, CF3, CH2F o CHF2;en donde -MOD representa -(NR10)n-(G1)o-G2-H, en dondeR10 representa H o alquilo C1-C3;G1 representa -NHCO-, -CONH- o— N N CO —(en donde, cuando G1 representa -NHCO- o— N^ N CO —R10 no es NH2);n es 0 o 1;o es 0 o 1; y G2 es un grupo hidrocarbonado de cadena lineal y/o ramificada con 1 a 10 átomos de carbono, que puede estar mono- o poliinterrumpido con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NRY-, -NRYCO-, CONRY-, -NRYNRY-, -SO2NRyNRy-, -CONRyNRy-, (en donde Ry representa H, fenilo, alquilo C1-C10, alquenilo C2-C10 o alquinilo C2-C10, que en cada caso pueden estar interrumpidos con NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico), -CO-, -CRx=N-O- (en donde Rx representa H, alquilo C1-C3 o fenilo), en donde la cadena hidrocarbonada incluyendo las cadenas laterales, siempre que existan, puede estar sustituido con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, en donde el grupo -MOD presenta preferentemente al menos un grupo -COOH;así como sus sales, solvatos y sales de los solvatos.2. Conjugado de acuerdo con la reivindicación 1, en donde X1 es CH, X2 es C y X3 es N.3. Conjugado de acuerdo con la reivindicación 1o 2, en donde el sustituyente R1 representa -L-#1.4. Conjugado de acuerdo con una o varias de las reivindicaciones anterioes, en donde la molécula de principio activoligador se prepara mediante la fórmula general (II):
 en dondeX1 representa N, X2 representa N y X3 representa C; oX1 representa CH, X2 representa C y X3 representa N; oX1 representa NH, X2 representa C y X3 representa C; o X1 representa CH, X2 representa N y X3 representa C; R1 representa H, -L-#1 o -(CH2)0-3Z, en donde Z representa -H, -NHY3, -OY3, -SY3, halógeno, -CO-NY1Y2, o -CO OY3 ,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)o-3-(CH2)o-3Z' o -CH(CHW)Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH, en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;R2 y R4 representan, de modo independiente entre sí, -L-#1, H, -CO-CHY4-NHY5 o -(CH2)0-3Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10- o -CHR10-CH2-, en donde R10 representa -L-#1, H, NH2, SO3H, COOH, SH u OH;en donde Z representa -H, -OY3, -SY3, halógeno, -NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z',en donde Z' representa H, SO3H, NH2 o COOH;en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;A representa CO, SO, SO2, SO2NH o CNNH;R3 representa -L-#1 o un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dado el caso sustituido, preferentemente -L-#1 o un grupo alquilo C1-10, arilo C6-10, aralquilo C6-10, heteroalquilo C5-10, alquil C1-10—O-arilo C6-10 o heterocicloalquilo C5-10,en donde el inhibidor de la proteína del huso de quinesina por sustitución de un átomo de H está unido en R1a, R2a, R4a o en el anillo pirrolidina formado por R2a y R4a con el ligador, que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que pueden presentar, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo, 1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -Nh-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2, 1-3 grupos -NH2 o 1-3 grupos -(CH2)0-3Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-Ny1Y2 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H, -(CH2)0-3-CH(NHCOCH3)Z',-(CH2)0-3-CH(NH2)Z' o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH, (en donde “alquilo” es preferentemente alquilo C1-10);R5 representa -L-#1, H, F, NH2, NO2, halógeno, SH o -(CH2)0-3Z, en donde Z representa -H, OY3, -SY3, halógeno, NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2)0-3Z' e Y3 representa H o -(CH2)0-3Z', en donde Z' representa H, SO3H, NH2 o COOH;en donde uno de los sustituyentes R1, R2, R3, R4 y R5 representa -L-#1,L representa el enlazador y #1 representa el enlace con el ligador o bien su derivado,R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1-10 (dado el caso fluorado), alquenilo C2-10 (dado el caso fluorado), alquinilo C2-10 (dado el caso fluorado), hidroxi o halógeno,R8 representa alquilo C1-10 (dado el caso fluorado), cicloalquilo C4-10 (dado el caso fluorado) u oxetano dado el caso sustituido; yR9 representa H, F, CH3, CF3, CH2F o CHF2;así como sus sales, solvatos y sales de los solvatos.5. Conjugado de acuerdo con la reivindicación 4,en donde R1 representa -L-#1, H, -(CH2)0-3Z, en donde Z representa -H, -CO-NY1Y2, NHY3, OY3, -SY3 o -CO-OY3, con Y1 e Y2 representan, de modo independiente entre sí, H, NH2, -(CH2CH2O)0-3-(CH2)0-3Z' o -CH(CH2W)Z' e Y3 H o -(CH2)0-3Z', en donde Z' representa H, NH2, COOH, -NH-CO-CH2-CH2-CH(NH2)COOH o -(CO-NH-CHY4)1-3COOH; en donde W representa H u OH, en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;R2 y R4 representan, de modo independiente entre sí, -L-#1, -CO-CHY4-NHY5 o H o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2-CHR10-, en donde R10 representa H, -L-#1, NH2, COOH, SH, OH o SO3H; en donde Y4 representa, de modo independiente entre sí, alquilo C1-6 lineal o ramificado dado el caso sustituido con -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 representa H o -CO-CHY6-NH2, en donde Y6 representa alquilo C1-6 lineal o ramificado;A representa CO,R3 representa -(CH2)OH o representa -L-#1, yR5 representa -L-#1 o H,en donde uno de los sustituyentes R1, R2, R3, R4 y R5 representa -L-#1.6. Conjugado de acuerdo con la reivindicación 4 o 5, en donde R6 y R7 representan, de modo independiente entre sí, H, alquilo C1-3 o halógeno.7. Conjugado de acuerdo con una o varias de las reivindicaciones 4 a 6, en donde R8 representa alquilo C1-4 (preferentemente terc-butilo).8. Conjugado de acuerdo con una o varias de las reivindicaciones 4 a 7, en donde R9 representa H.9. Conjugado de acuerdo con una o varias de las reivindicaciones 4 a 8, en donde R6 y R7 representan F.10. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s a n te r io r e s , e n d o n d e e l l ig a d o r o u n d e r iv a d o d e l m is m o e s un p é p t id o o p r o t e ín a d e l ig a d o r o un d e r iv a d o d e un p é p t id o o p r o t e ín a d e lig a d o r .11. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 10, e n d o n d e c a d a m o lé c u la d e p r in c ip io a c t iv o e s tá l ig a d a a d is t in to s a m in o á c id o s d e l p é p t id o o la p r o t e ín a d e l ig a d o r o b ie n s u d e r iv a d o a t r a v é s d e l e n la z a d o r .12. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s a n te r io r e s , e n d o n d e e l c o n ju g a d o p re s e n t a en p r o m e d io 1 ,2 a 20 m o lé c u la s d e p r in c ip io a c t iv o p o r lig a d o r .13. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s 10 a 12, e n d o n d e e l p é p t id o o p ro t e ín a d e l ig a d o r r e p r e s e n ta un a n t ic u e r p o o b ie n e l d e r iv a d o d e l p é p t id o o p r o t e ín a d e l ig a d o rC O O H C O O H- N H — ( C H 2)4 ' '^ " N H 2o -S -C H j j ^ 1^14. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s a n te r io r e s , e n d o n d e e l l ig a d o r s e lig a c o n u n a m o lé c u la d ia n a d e c á n c e r .15. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 14, e n d o n d e e l l ig a d o r s e lig a c o n u n a m o lé c u la d ia n a e x t ra c e lu la r .16. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 15, e n d o n d e e l l ig a d o r s e in te rn a l iz a d e s p u é s d e l e n la c e c o n la m o lé c u la d ia n a e x t r a c e lu la r p o r la c é lu la q u e e x p r e s a la m o lé c u la d ia n a y s e p r o c e s a d e m o d o in t r a c e lu la r ( p r e fe r e n t e m e n t e l is o s ó m ic o ) .17. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s 10 a 16, e n d o n d e e l p é p t id o o p ro t e ín a d e l ig a d o r e s u n a n t ic u e r p o m o n o c lo n a l h u m a n o , h u m a n iz a d o o q u im é r ic o o u n o d e s u s f r a g m e n t o s q u e s e u n e c o n a n t íg e n o .18. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 17, e n d o n d e e l p é p t id o o p r o t e ín a d e l ig a d o r e s un a n t ic u e r p o a n t i-H E R 2 , un a n t ic u e r p o a n t i - E G F R , un a n t ic u e r p o a n t i - T W E A K R o u n o d e s u s f r a g m e n t o s q u e s e u n e n a a n t íg e n o . 19. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 18, e n d o n d e e l a n t ic u e r p o a n t i - T W E A K R s e u n e e s p e c í f ic a m e n t e c o n e l a m in o á c id o D e n la p o s ic ió n 47 (D 47 ) d e T W E A K R ( S E Q ID N O :169 ) , c o n p re fe r e n c ia , e l a n t ic u e r p o a n t i - T W E A K R T P P - 2090 .20. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 18, e n d o n d e e l p é p t id o o p r o t e ín a d e l ig a d o r e s un a n t ic u e r p o a n t i-E G F R y R 3 r e p r e s e n ta -L-# 1.21. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s a n te r io r e s , e n d o n d e e l l ig a d o r - L - p re s e n t a u n a d e la s s ig u ie n t e s e s t r u c tu r a s b á s ic a s (i) a (iv):1. - ( C O ) m- S G 1 - L 1 - L 2 -(ii) - ( C O ) m- L 1 - S G - L 1 - L 2 -(iii) - ( C O ) m- L 1 - L 2 -(iv) - ( C O ) m- L 1 - S G - L 2e n d o n d e m e s 0 o 1, S G y S G 1 e s un g ru p o s e p a r a b le in vivo, L1 r e p r e s e n t a , d e m o d o in d e p e n d ie n t e e n tre s í, g r u p o s o r g á n ic o s n o s e p a r a b le s in vivo y L 2 r e p r e s e n ta un g ru p o d e a c o p la m ie n t o c o n e l l ig a d o r .22. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 21 , e n d o n d e e l g ru p o s e p a r a b le in vivo S G e s un g ru p o d e 2 - 8 o l ig o p é p t id o s , c o n p re fe r e n c ia , u n g ru p o d ip e p t íd ic o o un d is u lfu ro , u n a h id r a z o n a , u n a c e ta l o un a m in a l y S G 1 e s un g ru p o d e 2 -8 o l ig o p é p t id o s , c o n p re fe r e n c ia , u n g ru p o d ip e p t íd ic o .23. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s a n te r io r e s ,e n d o n d e e l l ig a d o r e s tá u n id o e n la c a d e n a la te ra l d e c is t e ín a o b ie n r a d ic a l d e c is t e ín a y p re s e n ta la s ig u ie n te fó rm u la :§ -( C O ) m - L 1 - L 2 - § §e n d o n d em e s 0 o 1;§ r e p r e s e n ta e l e n la c e c o n la m o lé c u la d e p r in c ip io a c t iv o y§ § r e p r e s e n ta e l e n la c e c o n e l p é p t id o o la p r o t e ín a d e l ig a d o r y- L 2 - r e p r e s e n ta
 en donde#1 caracteriza el sitio de unión con el átomo de azufre del ligador,#2 caracteriza el sitio de unión con el grupo L1 ,L1 representa -(NR10)n-(G1)o-G2-,en donde R10 representa H, NH2 o alquilo C1-C3;G1 representa -NHCO- o— N N c o —n es 0 o 1;o es 0 o 1; yG2 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NMe-, -NHNH-, -SO2NHNH-, -NHCO-, -CONH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros aromático o no aromático con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico,o representa uno de los siguientes grupos:
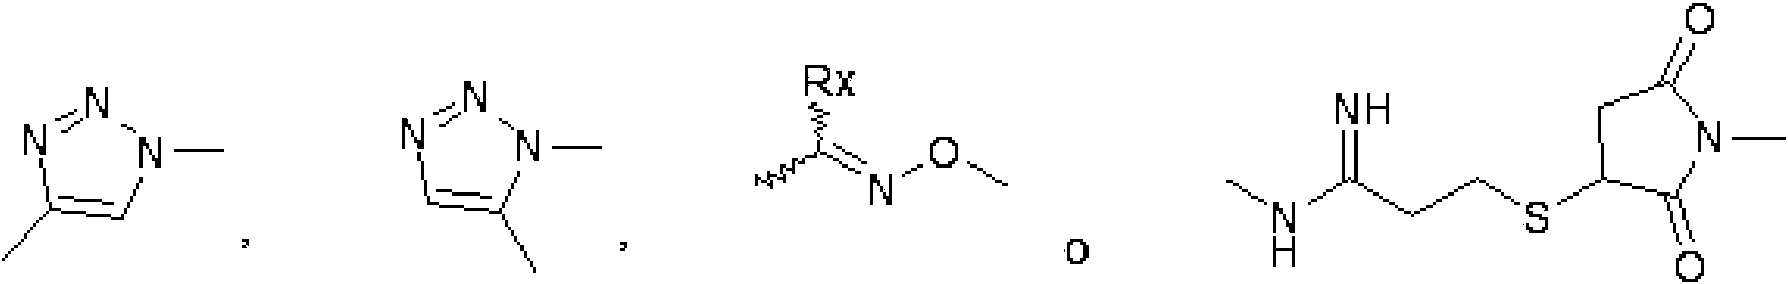 en donde Rx representa H, alquilo C1-C3 o fenilo.24. Conjugado de acuerdo con la reivindicación 23, en donde L2 está representado por una o las dos de las siguientes fórmulas:
 en donde #1 caracteriza el sitio de unión con el átomo de azufre del ligador, #2 caracteriza el sitio de unión con el grupo L1, R22 representa COOH y los enlaces con el átomo de azufre del ligador están presentes en más del 80% (respecto de la cantidad total de los enlaces del enlazador con el ligador) en una de estas dos estructuras.25. Conjugado de acuerdo con la reivindicación 23 o 24, en donde la cadena hidrocarbonada está interrumpida por uno de los siguientes grupos:
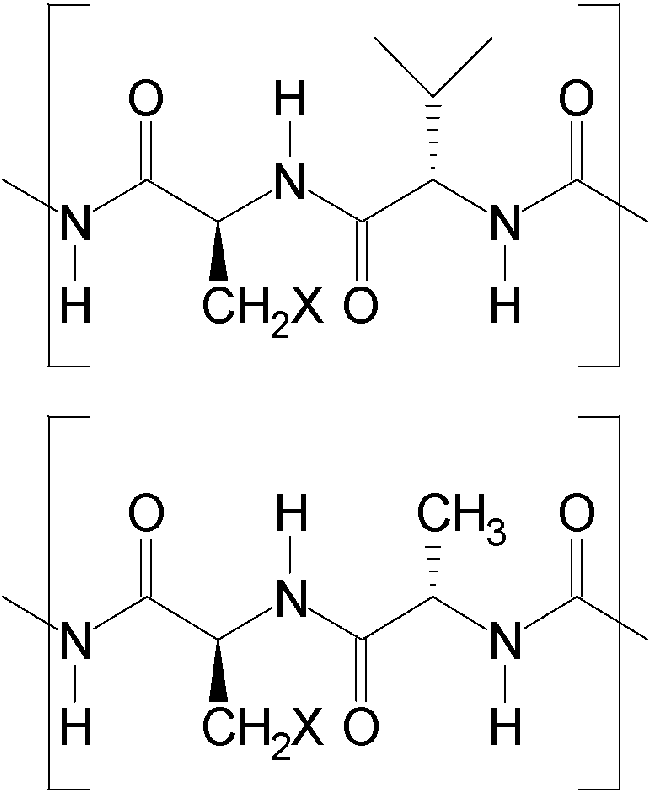 en donde X es H, un grupo alquilo C1-10, que puede estar dado el caso sustituido con -NHCONH2, -COOH, -OH, NH2, -NH-CNNH2, sulfona, sulfóxido o ácido sulfónico.26. Conjugado de acuerdo con la reivindicación 23, en donde el ligador presenta la siguiente fórmula:
 en donde#3 representa el enlace con la molécula de principio activo,#4 representa el enlace con el péptido o la proteína de ligador,R11 representa H o NH2;B representa -[(CH2)x-(X4)i]w-(CH2)z-,w = 0 a 20;x = 0 a 5;x = 0 a 5y = 0 o 1z = 0 a 5X4 representa -O-, -CONH- o -NHCO
 27. Conjugado de acuerdo con la reivindicación 23, en donde R1 o R4 representa -L-#1.28. Conjugado de acuerdo con una o varias de las reivindicaciones 23 a 27, en donde el conjugado presenta una de las siguientes fórmulas:

 en dondeX1, X2 y X3 presentan el mismo significado que en la reivindicación 4,AKi representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa un valor de 1 a 20; y L1 es un grupo hidrocarbonado dado el caso ramificado con 1 a 70 átomos de carbono, que es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -CONH-, -NHCO-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH-y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico,y SG1 es un 2-8 oligopéptido, con preferencia, un dipéptido;L4 representa un enlace simple o un grupo -(CO)y-G4-, en donde y representa 0 o 1 y G4 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros aromático o no aromático con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.29. Conjugado de un ligador o un derivado del mismo con una o varias moléculas de principio activo, en donde el conjugado presenta una o las dos de las siguientes fórmulas:
 en dondeAKia representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa un valor de 1 a 20; y L1 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2 , -NH-, -CO-, -CONH-, -NHCO-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2- (preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.30. Conjugado de acuerdo con una o varias de las reivindicaciones anteriores, en donde el ligador -L- está unido en una cadena lateral de cisteína o bien radical de cisteína y presenta la siguiente fórmula:
 en donde§ representa el enlace con la molécula de principio activo y§§ representa el enlace con el péptido o la proteína de ligador,m es 0, 1, 2 o 3;n es 0, 1o 2;p representa 0 a 20; yL3 representa
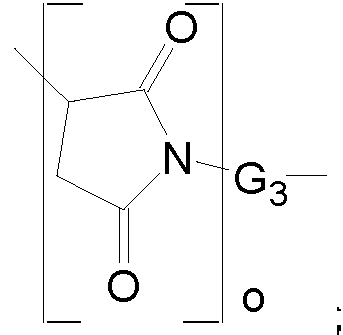 en dondeo es 0 o 1;yG3 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -So-, SO2, -NH-, -CO-, -NHcO, -CONH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- -SO-o -SO2-(preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, sulfona, sulfóxido o ácido sulfónico.31. Conjugado de acuerdo con la reivindicación 30, en donde el ligador -L- está unido en una cadena lateral de cisteína o bien radical de cisteína y presenta la siguiente fórmula:
 en donde§ representa el enlace con la molécula de principio activo y§§ representa el enlace con el péptido o la proteína de ligador,m es 1;p es 0;n es 0;y L3 representa
 en dondeo es 0 o 1; yG3 representa -(CH2CH2O)s(CH2)t(CONH)u (CH2CH2O)v(CH2)w-, en dondes, t, v y w representan en cada caso, de modo independiente entre sí, 0 a 20 y u representa 0 o 1.32. Conjugado de acuerdo con la reivindicación 30 o 31, en donde R2 o R3 representa -L-#1.33. Conjugado de acuerdo con la reivindicación 32, en donde el conjugado presenta una de las siguientes fórmulas:


 en dondeX1, X2 y X3 presentan el mismo significado que en la reivindicación 4,AKi representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa un valor de 1 a 20; y L2 y L3 es una cadena hidrocarbonada dado el caso ramificada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NMe-, -NHNH-, -SO2NHNH-, -NHCO-, -cOnH-, -CONHNH-y un heterociclo aromático o no aromático de 5 a 10 miembros aromático o no aromático con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2- (preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.34. Conjugado de acuerdo con una o varias de las reivindicaciones 1 a 29, en donde el ligador -L- está unido con una cadena lateral de lisina y presenta la siguiente fórmula:-§-(SG)x-L4-CO-§§,en donde§ representa el enlace con la molécula de principio activo y§§ representa el enlace con el péptido o la proteína de ligador,x representa 0 o 1,SG representa un grupo separable, preferentemente un 2-8 oligopéptido, con preferencia especial, un dipéptido, yL4 representa un enlace simple o un grupo -(CO)y-G4-, en donde y representa 0 o 1, y G4 es una cadena hidrocarbonada lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno lineales y/o ramificados y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NHCO-, -CONH-, -NMe-, -NHNH-, -SO2NHNH-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S o -SO- (preferentemente— N^ N CO —), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico.35. Conjugado de un péptido o proteína de ligador de acuerdo con la reivindicación 34, en donde el conjugado presenta una de las siguientes fórmulas:
 en dondeX1, X2 y X3 presentan el mismo significado que en la reivindicación 4,AK2 representa un péptido o proteína de ligador, que está unido a través de un átomo de azufre del ligador; n representa un valor de 1 a 20; y L4 es una cadena hidrocarbonada dado el caso de cadena lineal o ramificada con 1 a 100 átomos de carbono de grupos arileno y/o grupos alquileno de cadena lineal y/o ramificada y/o cíclicos, que puede estar mono- o poliinterrumpida con uno o varios de los grupos -O-, -S-, -SO-, SO2, -NH-, -CO-, -NMe-, -NHNH-, -SO2NHNH-, -NHCO-, -c On H-, -CONHNH- y un heterociclo aromático o no aromático de 5 a 10 miembros con hasta 4 heteroátomos seleccionados de N, O y S, -SO- o -SO2-(preferentemente
 ), en donde las cadenas laterales, siempre y cuando estén presentes, pueden estar sustituidas con -NHCONH2, -COOH, -OH, -NH2, NH-CNNH2, sulfonamida, sulfona, sulfóxido o ácido sulfónico, y SG1 es un grupo separable, preferentemente un 2-8 oligopéptido, con preferencia especial, un dipéptido.36. Conjugado de acuerdo con una o varias de las reivindicaciones 18 a 35, en donde el anticuerpo anti-TWEAKR es un anticuerpo agonista.37. Conjugado de acuerdo con una o varias de las reivindicaciones 18 a 36, que comprende:una cadena pesada variable que comprende:a. una CDR1 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula PYPMX (SEQ ID NO: 171), en donde X es I o M;b. una CDR2 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula YISPSGGXTHYADSVKG (SEQ ID NO: 172), en donde X es S o K; yc. una CDR3 de la cadena pesada, que es codificada por una secuencia de aminoácidos que comprende la fórmula GGDTYFDYFDY (SEQ ID NO: 173);y una cadena ligera variable que comprende:d. una CDR1 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula RASQSISXYLN (SEQ ID NO: 174), en donde X es G o S;e. una CDR2 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula XASSLQS (SEQ ID NO: 175), en donde X es Q, A o N; yf. una CDR3 de la cadena ligera, que es codificada por una secuencia de aminoácidos que comprende la fórmula QQSYXXPXIT (SEQ ID NO: 176), en donde X en la posición 5 es T o S, X en la posición 6 es T o S y X en la posición 8 es G o F.38. Conjugado de acuerdo con una o varias de las reivindicaciones 18 a 37, que comprende:a. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:10, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:9 ob. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:20, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:19 oc. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:30, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:29 od. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:40, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:39 oe. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:50, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:49 of. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:60, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:59 og. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:70, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:69 oh. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:80, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:79 oi. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:90, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:89 oj. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:100, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:99 ok. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:110, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:109 ol. una secuencia variable de la cadena pesada, como se representa por SEQ ID NO:120, así como una secuencia variable de la cadena ligera, como se representa por SEQ ID NO:119.39. Conjugado de acuerdo con una o varias de las reivindicaciones 18 a 38, en donde el anticuerpo es un anticuerpo de IgG.40. Conjugado de acuerdo con una o varias de las reivindicaciones 18 a 39, que comprende:a. una secuencia de la cadena pesada, como se representa por SEQ ID NO:2, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:1 ob. una secuencia de la cadena pesada, como se representa por SEQ ID NO:12, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:11 oc. una secuencia de la cadena pesada, como se representa por SEQ ID NO:22, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:21 od. una secuencia de la cadena pesada, como se representa por SEQ ID NO:32, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:31 oe. una secuencia de la cadena pesada, como se representa por SEQ ID NO:42, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:41 of. una secuencia de la cadena pesada, como se representa por SEQ ID NO:52, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:51 og. una secuencia de la cadena pesada, como se representa por SEQ ID NO:62, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:61 oh. una secuencia de la cadena pesada, como se representa por SEQ ID NO:72, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:71 oi. una secuencia de la cadena pesada, como se representa por SEQ ID NO:82, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:81 oj. una secuencia de la cadena pesada, como se representa por SEQ ID NO:92, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:91 ok. una secuencia de la cadena pesada, como se representa por SEQ ID NO:102, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:101 ol. una secuencia de la cadena pesada, como se representa por SEQ ID NO:112, así como una secuencia de la cadena ligera, como se representa por SEQ ID NO:111.41. Conjugado del huso de acuerdo con una o varias de las reivindicaciones anteriores, en donde el conjugado presenta 1 a 10, preferentemente 2 a 8 moléculas de principio activo por péptido o proteína de ligador.42. Procedimiento para la preparación del conjugado de acuerdo con la reivindicación 28 o 32, en donde un compuesto de una de las siguientes fórmulas, preferentemente en forma de una de sus sales de ácido trifluoroacético, está unido en un resto de cisteína de un péptido o proteína de ligador previamente de forma opcional parcialmente reducido, en donde el compuesto se usa preferentemente en un exceso molar de 2 a 12 veces respecto del péptido o la proteína de ligador:

 5
 e n d o n d e R r e p r e s e n ta -H o - C O O H ,e n d o n d e K r e p r e s e n ta a lq u i lo C 1- C 6 l in e a l o r a m if ic a d o d a d o e l c a s o s u s t itu id o c o n a lc o x i C 1- C 6 u - O H , ye n d o n d e X 1, X 2, X 3, S G 1 , L1 , L 2 , L 3 y L 4 t ie n e n e l m is m o s ig n i f ic a d o q u e e n la r e iv in d ic a c ió n 28 o 32.e s t o d e e x c e s o m o la r d e 2 a 12 v e c e s r e s p e c t o d e l p é p t id o o la p r o t e ín a d e lig a d o r:


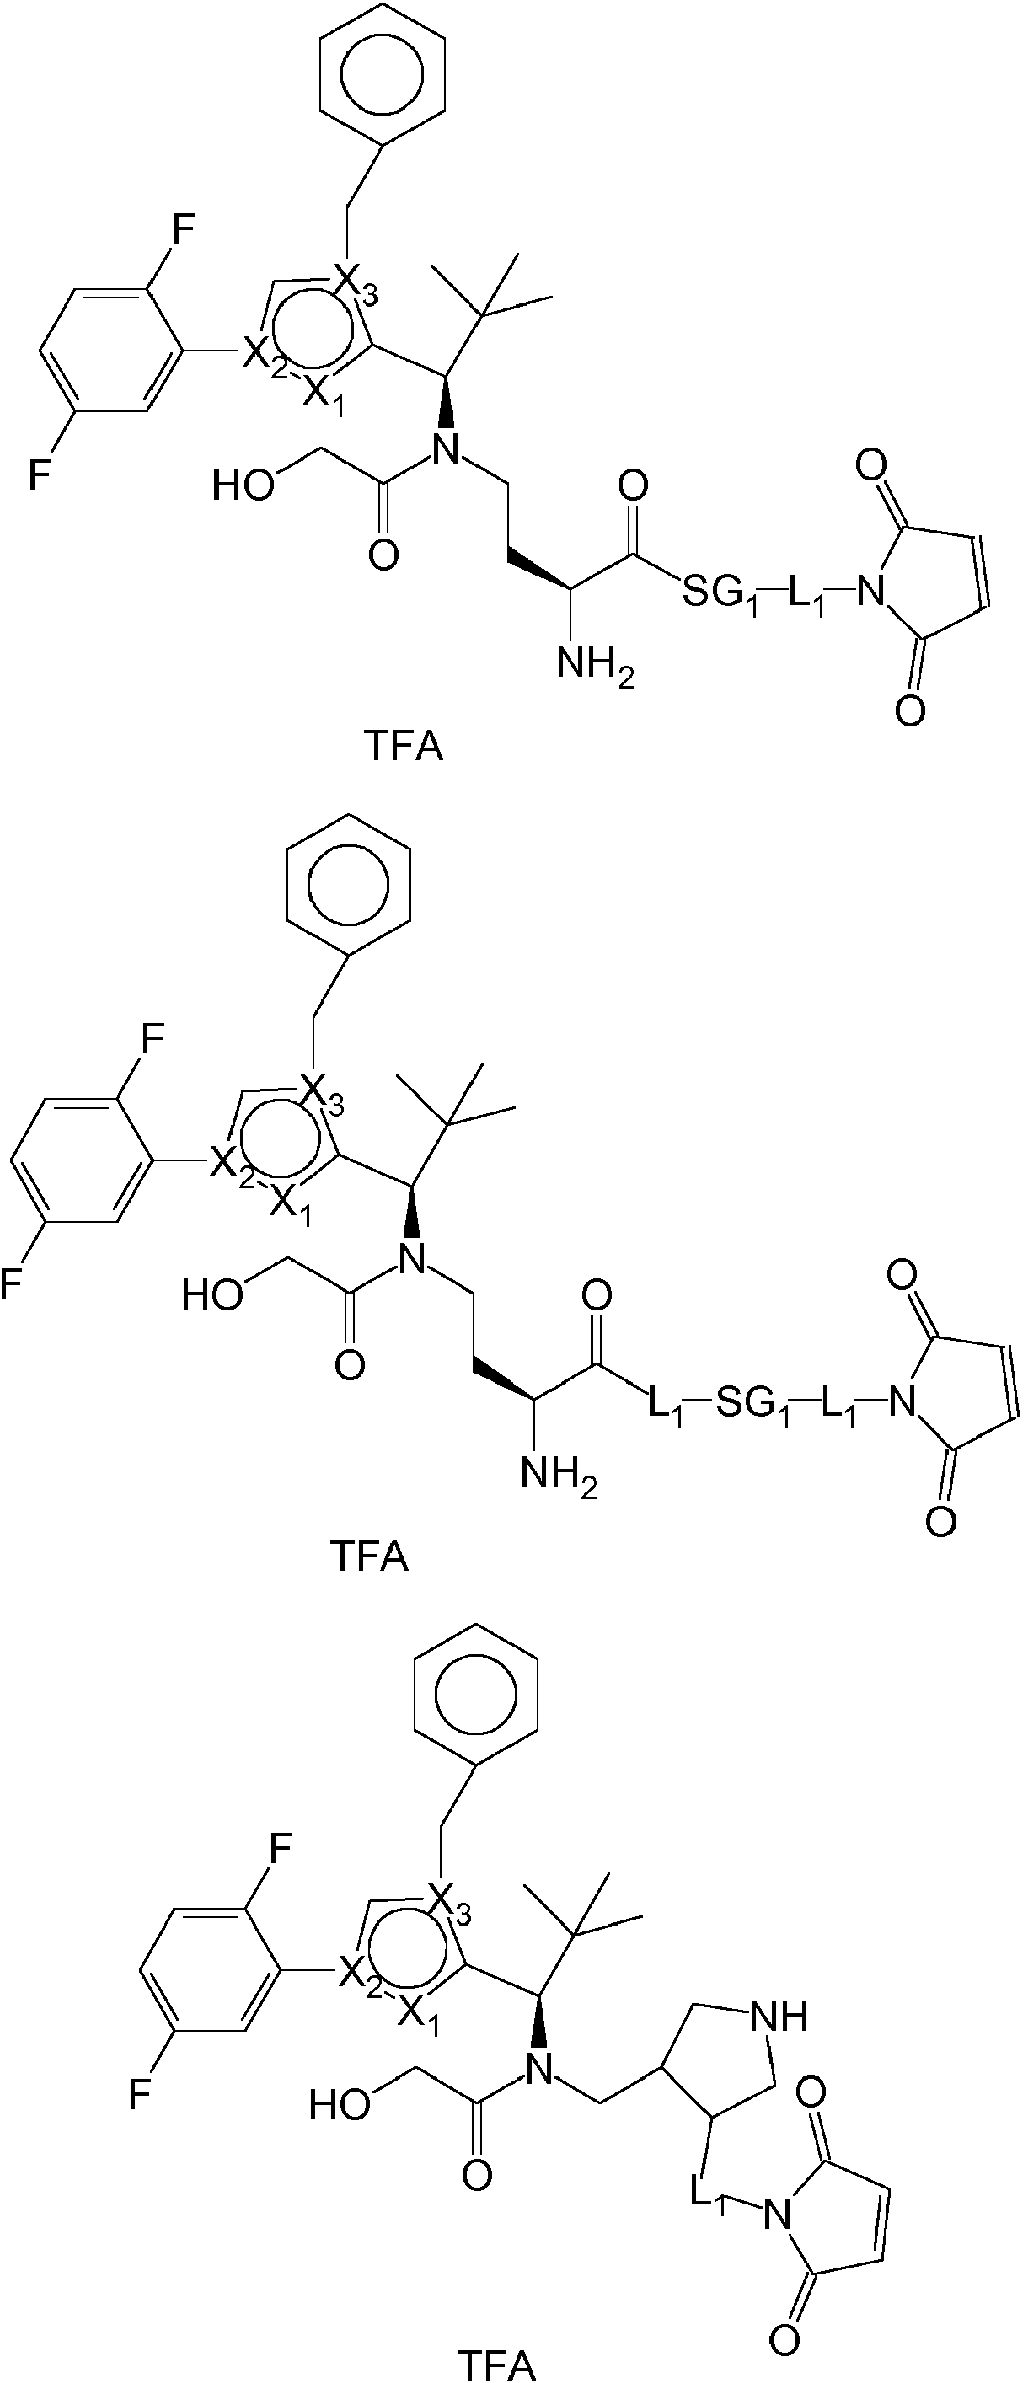
 e n d o n d e R r e p r e s e n ta -H o - C O O H ,e n d o n d e K r e p r e s e n ta a lq u i lo C 1- C 6 l in e a l o r a m if ic a d o d a d o e l c a s o s u s t itu id o c o n a lc o x i C 1- C 6 u - O H , y e n d o n d e X 1, X 2, X 3, S G 1 , L1 , L 2 , L 3 y L 4 t ie n e n e l m is m o s ig n i f i c a d o q u e e n la r e iv in d ic a c ió n 24 , 38 o 30.45. C o m p u e s t o s d e la fó rm u la g e n e r a l (III):
 e n d o n d eX 1 r e p r e s e n ta N, X 2 r e p r e s e n t a N y X 3 r e p r e s e n t a C o X 1 r e p r e s e n ta C H , X 2 r e p r e s e n t a C y X 3 r e p r e s e n t a N o X 1 r e p r e s e n ta N H , X 2 r e p r e s e n ta C y X 3 r e p r e s e n ta C o X 1 r e p r e s e n ta C H , X 2 r e p r e s e n ta N y X 3 r e p r e s e n ta C; R 1 r e p r e s e n ta - L - L I G A D O R , H o - ( C H 2)o-3Z, e n d o n d e Z r e p r e s e n ta -H , - N H Y 3, - O Y 3, - S Y 3, h a ló g e n o , - C O - N Y 1Y 2 o - C O - O Y 3,e n d o n d e Y 1 e Y 2 r e p r e s e n t a n , d e m o d o in d e p e n d ie n t e e n t re s í, H , N H 2, - ( C H 2C H 2O ) 0-3- ( C H 2)0-3Z ' o - C H ( C H W ) Z ' e Y 3 r e p r e s e n t a H o - ( C H 2)0-3Z ', e n d o n d e Z ' r e p r e s e n ta H , N H 2, S O 3H , C O O H , - N H - C O - C H 2- C H 2- C H ( N H 2) C O O H o - ( C O - N H - C H Y V 3C O O H , e n d o n d e W r e p r e s e n t a H u O H ;e n d o n d e Y 4 r e p r e s e n ta , d e m o d o in d e p e n d ie n t e e n tre s í, a lq u i lo C 1-6 l in e a l o r a m if ic a d o d a d o e l c a s o s u s t itu id o c o n - N H C O N H 2 o a r i lo d a d o e l c a s o s u s t itu id o c o n - N H 2 o b e n c ilo ;R 2 y R 4 r e p r e s e n t a n , d e m o d o in d e p e n d ie n t e e n tre s í, - L - L I G A D O R , H , - C O - C H Y 4- N H Y 5 o - ( C H 2)0-3Z o R 2 y R 4 r e p r e s e n t a n ju n t o s ( c o n f o r m a c ió n d e un a n i l lo p ir r o l id in a ) - C H 2- C H R 10- o - C H R 10- C H 2-, e n d o n d e R 10 r e p r e s e n t a L-# 1, H , N H 2, S O 3 H , C O O H , S H u O H ;e n d o n d e Z r e p r e s e n ta -H , h a ló g e n o , - O Y 3, - S Y 3, N H Y 3, - C O - N Y 1Y 2 o - C O - O Y 3,e n d o n d e Y 1 e Y 2 r e p r e s e n t a n , d e m o d o in d e p e n d ie n t e e n t re s í, H , N H 2 o - ( C H 2)0-3Z ' e Y 3 r e p r e s e n ta H o - ( C H 2)0-3Z', e n d o n d e Z ' r e p r e s e n ta H , S O 3H , N H 2 o C O O H ;e n d o n d e Y 4 r e p r e s e n ta , d e m o d o in d e p e n d ie n t e e n tre s í, a lq u i lo C 1-6 l in e a l o r a m if ic a d o d a d o e l c a s o s u s t itu id o c o n - N H C O N H 2 o a r i lo d a d o e l c a s o s u s t itu id o c o n - N H 2 o b e n c i lo e Y 5 r e p r e s e n ta H o - C O - C H Y 6- N H 2, e n d o n d e Y 6 r e p r e s e n ta a lq u i lo C 1-6 l in e a l o r a m if ic a d o ;A r e p r e s e n t a C O , S O , S O 2, S O 2N H o C N N H ;R 3 r e p r e s e n ta - L - L I G A D O R o r e p r e s e n ta un g ru p o a lq u i lo , a r ilo , h e t e r o a r ilo , h e te r o a lq u i lo , h e t e r o c ic lo a lq u i lo d a d o e l c a s o s u s t it u id o , c o n p r e fe r e n c ia -L-#1 o u n g r u p o a lq u i lo C 1.10, a r i lo C 6-10 o a r a lq u i lo C 6-10, h e t e r o a lq u i lo C 5-10, a lq u i l C 1-10- O - a r i lo C 6-10 o h e t e r o c ic lo a lq u i lo C 5-10, q u e p u e d e e s t a r s u s t itu id o c o n 1 -3 g r u p o s - O H , 1 -3 á t o m o s d e h a ló g e n o , 1 -3 g r u p o s a lq u i lo h a lo g e n a d o s ( q u e p re s e n ta n , e n c a d a c a s o , 1-3 á t o m o s d e h a ló g e n o ) , 1 -3 g ru p o s O a lq u i lo , 1 -3 g ru p o s - S H , 1-3 g ru p o s - S -a lq u i lo , 1 -3 g r u p o s - O - C O - a lq u i lo , 1 -3 g ru p o s - O - C O - N H - a lq u i lo , 1 -3 g ru p o s - N H - C O - a lq u i lo , 1 -3 g ru p o s - N H - C O - N H - a lq u i lo , 1 -3 g r u p o s - S ( O ) n- a lq u i lo , 1 -3 g ru p o s - S O 2- N H - a lq u i lo , 1 - 3 g r u p o s - N H - a lq u i lo , 1 -3 g r u p o s - N ( a lq u i lo ) 2, 1 -3 g ru p o s - N H 2 o 1 -3 g r u p o s - ( C H 2)0-3Z, e n d o n d e Z r e p r e s e n t a -H , h a ló g e n o , - O Y 3, -Sy3, - N H Y 3, - C O - N Y 1Y 2 o - C O - O Y 3, c o n Y 1 e Y 2 r e p r e s e n t a n , d e m o d o in d e p e n d ie n t e e n t re s í, H , N H 2 o -( C H 2)0-3Z ' e Y 3 r e p r e s e n ta H , - ( C H 2)0-3- C H ( N H C O C H 3) Z ', - ( C H 2)0-3- C H ( N H 2)Z' o - ( C H 2)0-3Z ', e n d o n d e Z ' r e p r e s e n ta H , S O 3H , N H 2 o C O O H ,(e n d o n d e “a lq u i lo ” e s p r e f e r e n t e m e n t e a lq u i lo C 1-10);R 5 r e p r e s e n t a - L - L I G A D O R , H, F , N H 2, N O 2, h a ló g e n o , S H o - ( C H 2)0-3Z, e n d o n d e Z r e p r e s e n t a -H , h a ló g e n o , -O Y 3, - S Y 3, - N H Y 3, - C O - N Y 1Y 2 o - C O - O Y 3,e n d o n d e Y 1 e Y 2 r e p r e s e n t a n , d e m o d o in d e p e n d ie n t e e n t re s í, H , N H 2 o - ( C H 2)0-3Z ' e Y 3 r e p r e s e n ta H o - ( C H 2)0-3Z', e n d o n d e Z ' r e p r e s e n ta H , S O 3H , N H 2 o C O O H ;e n d o n d e L r e p r e s e n ta un l ig a d o r y L I G A D O R r e p r e s e n ta un l ig a d o r o u n o d e s u s d e r iv a d o s , e n d o n d e e l l ig a d o r p u e d e e s t a r d a d o e l c a s o u n id o e n v a r ia s m o lé c u la s d e p r in c ip io a c t iv o ,R 6 y R 7 r e p r e s e n t a n , d e m o d o in d e p e n d ie n t e e n t re s í, H , c ia n o , a lq u i lo C 1-10 ( d a d o e l c a s o f lu o r a d o ) , a lq u e n i lo C 2-10 ( d a d o e l c a s o f lu o r a d o ) , a lq u in i lo C 2-10 ( d a d o e l c a s o f lu o ra d o ) , h id ro x i o h a ló g e n o ,R 8 r e p r e s e n t a a lq u i lo C 1-10 ( d a d o e l c a s o f lu o ra d o ) , c ic lo a lq u i lo C 4-10 ( d a d o e l c a s o f lu o r a d o ) u o x e t a n o d a d o e l c a s o s u s t itu id o ; yR 9 r e p r e s e n ta H , F , C H 3, C F 3, C H 2F o C H F 2;a s í c o m o s u s s a le s , s o lv a t o s y s a le s d e lo s s o lv a to s .46. C o m p u e s t o s d e la fó rm u la g e n e r a l (IV):
 e n d o n d e
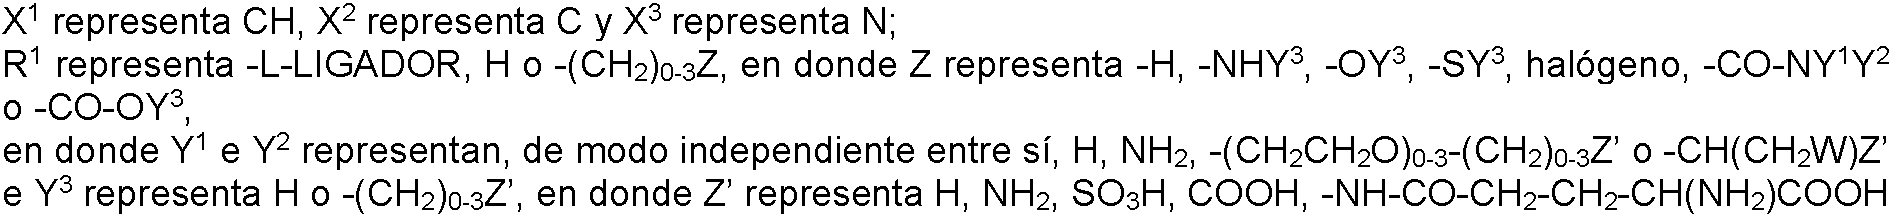 o -(CO-NH-CHYV3 COOH; en donde W representa H u OH;en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituidocon -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo;R2 y R4 representan, de modo independiente entre sí, -L-LIGADOR, H, -CO-CHY4-NHY5 o -(CH2 )0 -3 Z o R2 y R4 representan juntos (con formación de un anillo pirrolidina) -CH2 -CHR10- o -CHR1 0-CH2 -, en donde R1 0 representaL-#1, H, NH2 , SO3 H, COOH, SH u OH; en donde Z representa -H, halógeno, -OY3, -SY3, NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )0 -3 Z' e Y3 representa H o -(CH2 )0 -3 Z', en donde Z' representa H, SO3 H, NH2 o CoOH;en donde Y4 representa, de modo independiente entre sí, alquilo C1 - 6 lineal o ramificado dado el caso sustituidocon -NHCONH2 o arilo dado el caso sustituido con -NH2 o bencilo e Y5 H o -CO-CHY6-NH2 , en donde Y6 representaalquilo C1 - 6 lineal o ramificado;A representa CO, SO, SO2 , SO2 NH o CNNH;R3 representa -L-LIGADOR o representa un grupo alquilo, arilo, heteroarilo, heteroalquilo, heterocicloalquilo dadoel caso sustituido,preferentemente -L-#1 o un grupo alquilo C1.1 0 , arilo C6 - 1 0 o aralquilo C6 -1 0 , heteroalquilo C5 -1 0 , alquil C1-1 0-O-ariloC6 - 1 0 o heterocicloalquilo C5 -1 0 ,que puede estar sustituido con 1-3 grupos -OH, 1-3 átomos de halógeno, 1-3 grupos alquilo halogenados (que presentan, en cada caso, 1-3 átomos de halógeno), 1-3 grupos O-alquilo, 1-3 grupos -SH, 1-3 grupos -S-alquilo,1-3 grupos -O-CO-alquilo, 1-3 grupos -O-CO-NH-alquilo, 1-3 grupos -NH-CO-alquilo, 1-3 grupos -NH-CO-NH-alquilo, 1-3 grupos -S(O)n-alquilo, 1-3 grupos -SO2-NH-alquilo, 1-3 grupos -NH-alquilo, 1-3 grupos -N(alquilo)2 , 13 grupos -NH2 o 1-3 grupos -(CH2 )0 -3 Z, en donde Z representa -H, halógeno, -oY3 , -SY3, -NHY3, -cO-Ny1Y2 o -CO-OY3, en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )0 -3 Z' e Y3 representa H,-(CH2 )0 - 3 -CH(NHCOCHs)Z', -(CH2 )0 -3 -CH(NH2 )Z' o -(CH2 )0 -3 Z', en donde Z' representa H, SO3 H, NH2 o COOH,(en donde “alquilo” es preferentemente alquilo C1.1 0 );R5 representa -L-LIGADOR, H, F, NH2 , NO2 , halógeno, SH o -(CH2 )0 -3 Z, en donde Z representa -H, halógeno, -OY3, -SY3, -NHY3, -CO-NY1Y2 o -CO-OY3,en donde Y1 e Y2 representan, de modo independiente entre sí, H, NH2 o -(CH2 )0 -3 Z' e Y3 representa H o -(CH2 )0 -3 Z', en donde Z' representa H, SO3 H, NH2 o CoOH;en donde L representa un ligador y LIGADOR representa un ligador o uno de sus derivados, en donde el ligador puede estar dado el caso unido en varias moléculas de principio activo,R6 y R7 representan, de modo independiente entre sí, H, ciano, alquilo C1 - 1 0 (dado el caso fluorado), alquenilo C2 -1 0 (dado el caso fluorado), alquinilo C2 - 1 0 (dado el caso fluorado), hidroxi o halógeno,R8 representa alquilo C1 - 1 0 (dado el caso fluorado), cicloalquilo C4 - 1 0 (dado el caso fluorado) u oxetano dado el caso sustituido; yR9 representa H, F, CH3 , CF3 , CH2 F o CHF2 ;así como sus sales, solvatos y sales de los solvatos.47. Compuesto de acuerdo con la reivindicación 46, en donde Z representa Cl o Br.48. Compuesto de acuerdo con la reivindicación 46, en donde R1 representa -(CH2 )0 -3 Z, en donde Z representa -CO-NY1Y2, en donde Y2 representa -(CH2 CH2 O)0 -3 -(CH2 )0 -3 Z' e Y1 H, NH2 o -(CH2 CH2 O)0 -3-(CH2 )0 -3 Z'.49. Compuesto de acuerdo con una o varias de las reivindicaciones 46-48, en donde Y1 representa H, Y2 representa-(CH2 CH2 O)3-CH2 CH2 Z' y Z' representa -COOH.50. Compuesto de acuerdo con una o varias de las reivindicaciones 46-48, en donde Y1 representa H, Y2 representa-CH2 CH2 Z' y Z' representa -(CONHCHY4)2 COOH.51. Compuesto de acuerdo con la reivindicación 46, en donde Y4 representa alquilo C1 - 6 lineal o ramificado dado el caso sustituido con -NHCONH2.52. Compuesto de acuerdo con la reivindicación 46, en donde al menos un representante de Y4 se selecciona de ipropilo o -CH3.53. Compuesto de acuerdo con una o varias de las reivindicaciones 46 y 48, en donde Y1 representa H, Y2 representa-CH2 CH2 Z', Z' representa -CONHCHY4COOH e Y4 representa arilo dado el caso sustituido con -NH2 o bencilo.54. Compuesto de acuerdo con la reivindicación 53, en donde Y4 representa aminobencilo.55. Compuesto de acuerdo con la reivindicación 46, en donde R2 representa -(CH2 )0 -3 Z y Z representa -SY3.56. Compuesto de acuerdo con la reivindicación 46, en donde R4 representa -CO-CHY4-NHY5 e Y5 represent57. Compuesto de acuerdo con la reivindicación 46, en donde R4 representa -CO-CHY4-NHY5 e Y5 representa -CO-CHY6-NH2.58. Compuesto de acuerdo con una o varias de las reivindicaciones 56 y 57, en donde Y4 representa alquilo C1 - 6 lineal
 64. C o n ju g a d o d e a c u e r d o c o n u n a o v a r ia s d e la s r e iv in d ic a c io n e s 1 a 41 o c o m p u e s t o d e a c u e r d o c o n u n a d e la s r e iv in d ic a c io n e s 46 a 59 p a ra la u t i l iz a c ió n e n u n p ro c e d im ie n to p a ra e l t r a ta m ie n to y /o la p r e v e n c ió n d e e n fe r m e d a d e s h ip e r p r o l i f e r a t iv a s y /o a n g io g é n ic a s e n s e r e s h u m a n o s y a n im a le s u s a n d o u n a c a n t id a d e fe c t iv a .65. C o n ju g a d o d e a n t ic u e r p o d e a c u e r d o c o n u n a d e la s s ig u ie n t e s fó rm u la s , e n d o n d e n r e p r e s e n ta un n ú m e ro d e 1 a 20 y A K 1 A o A K 2 A r e p r e s e n ta n u n a n t ic u e rp o :


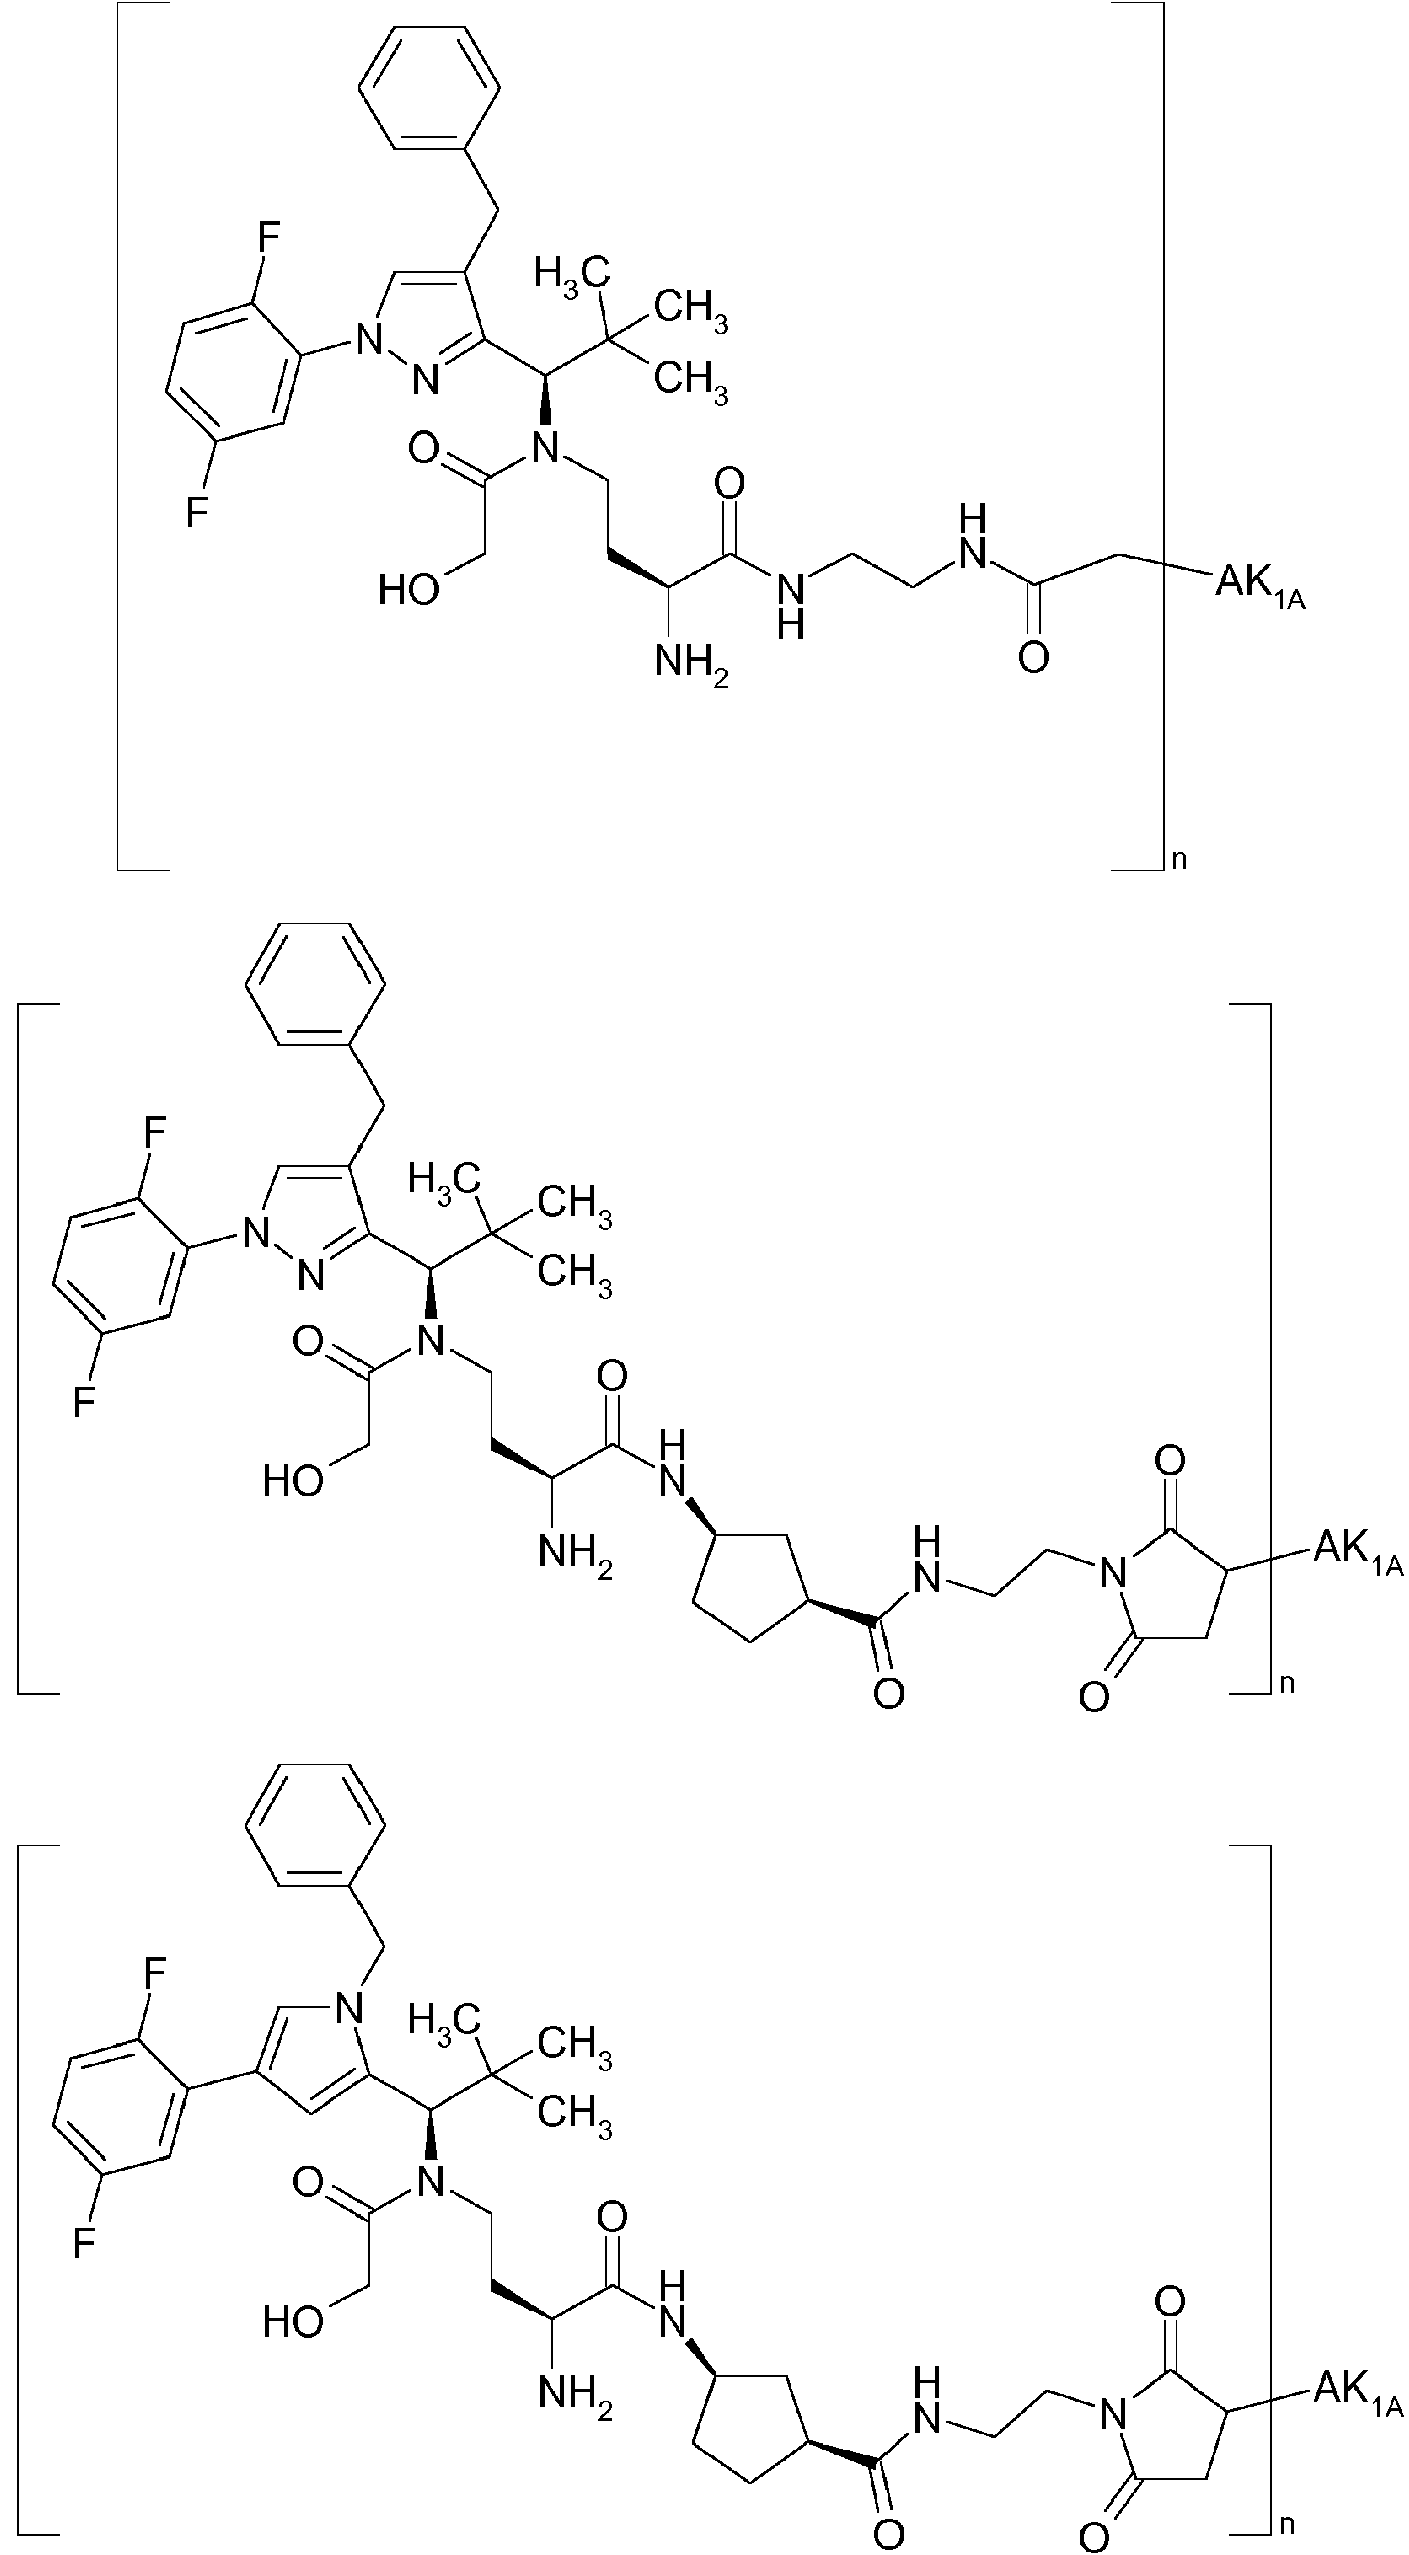


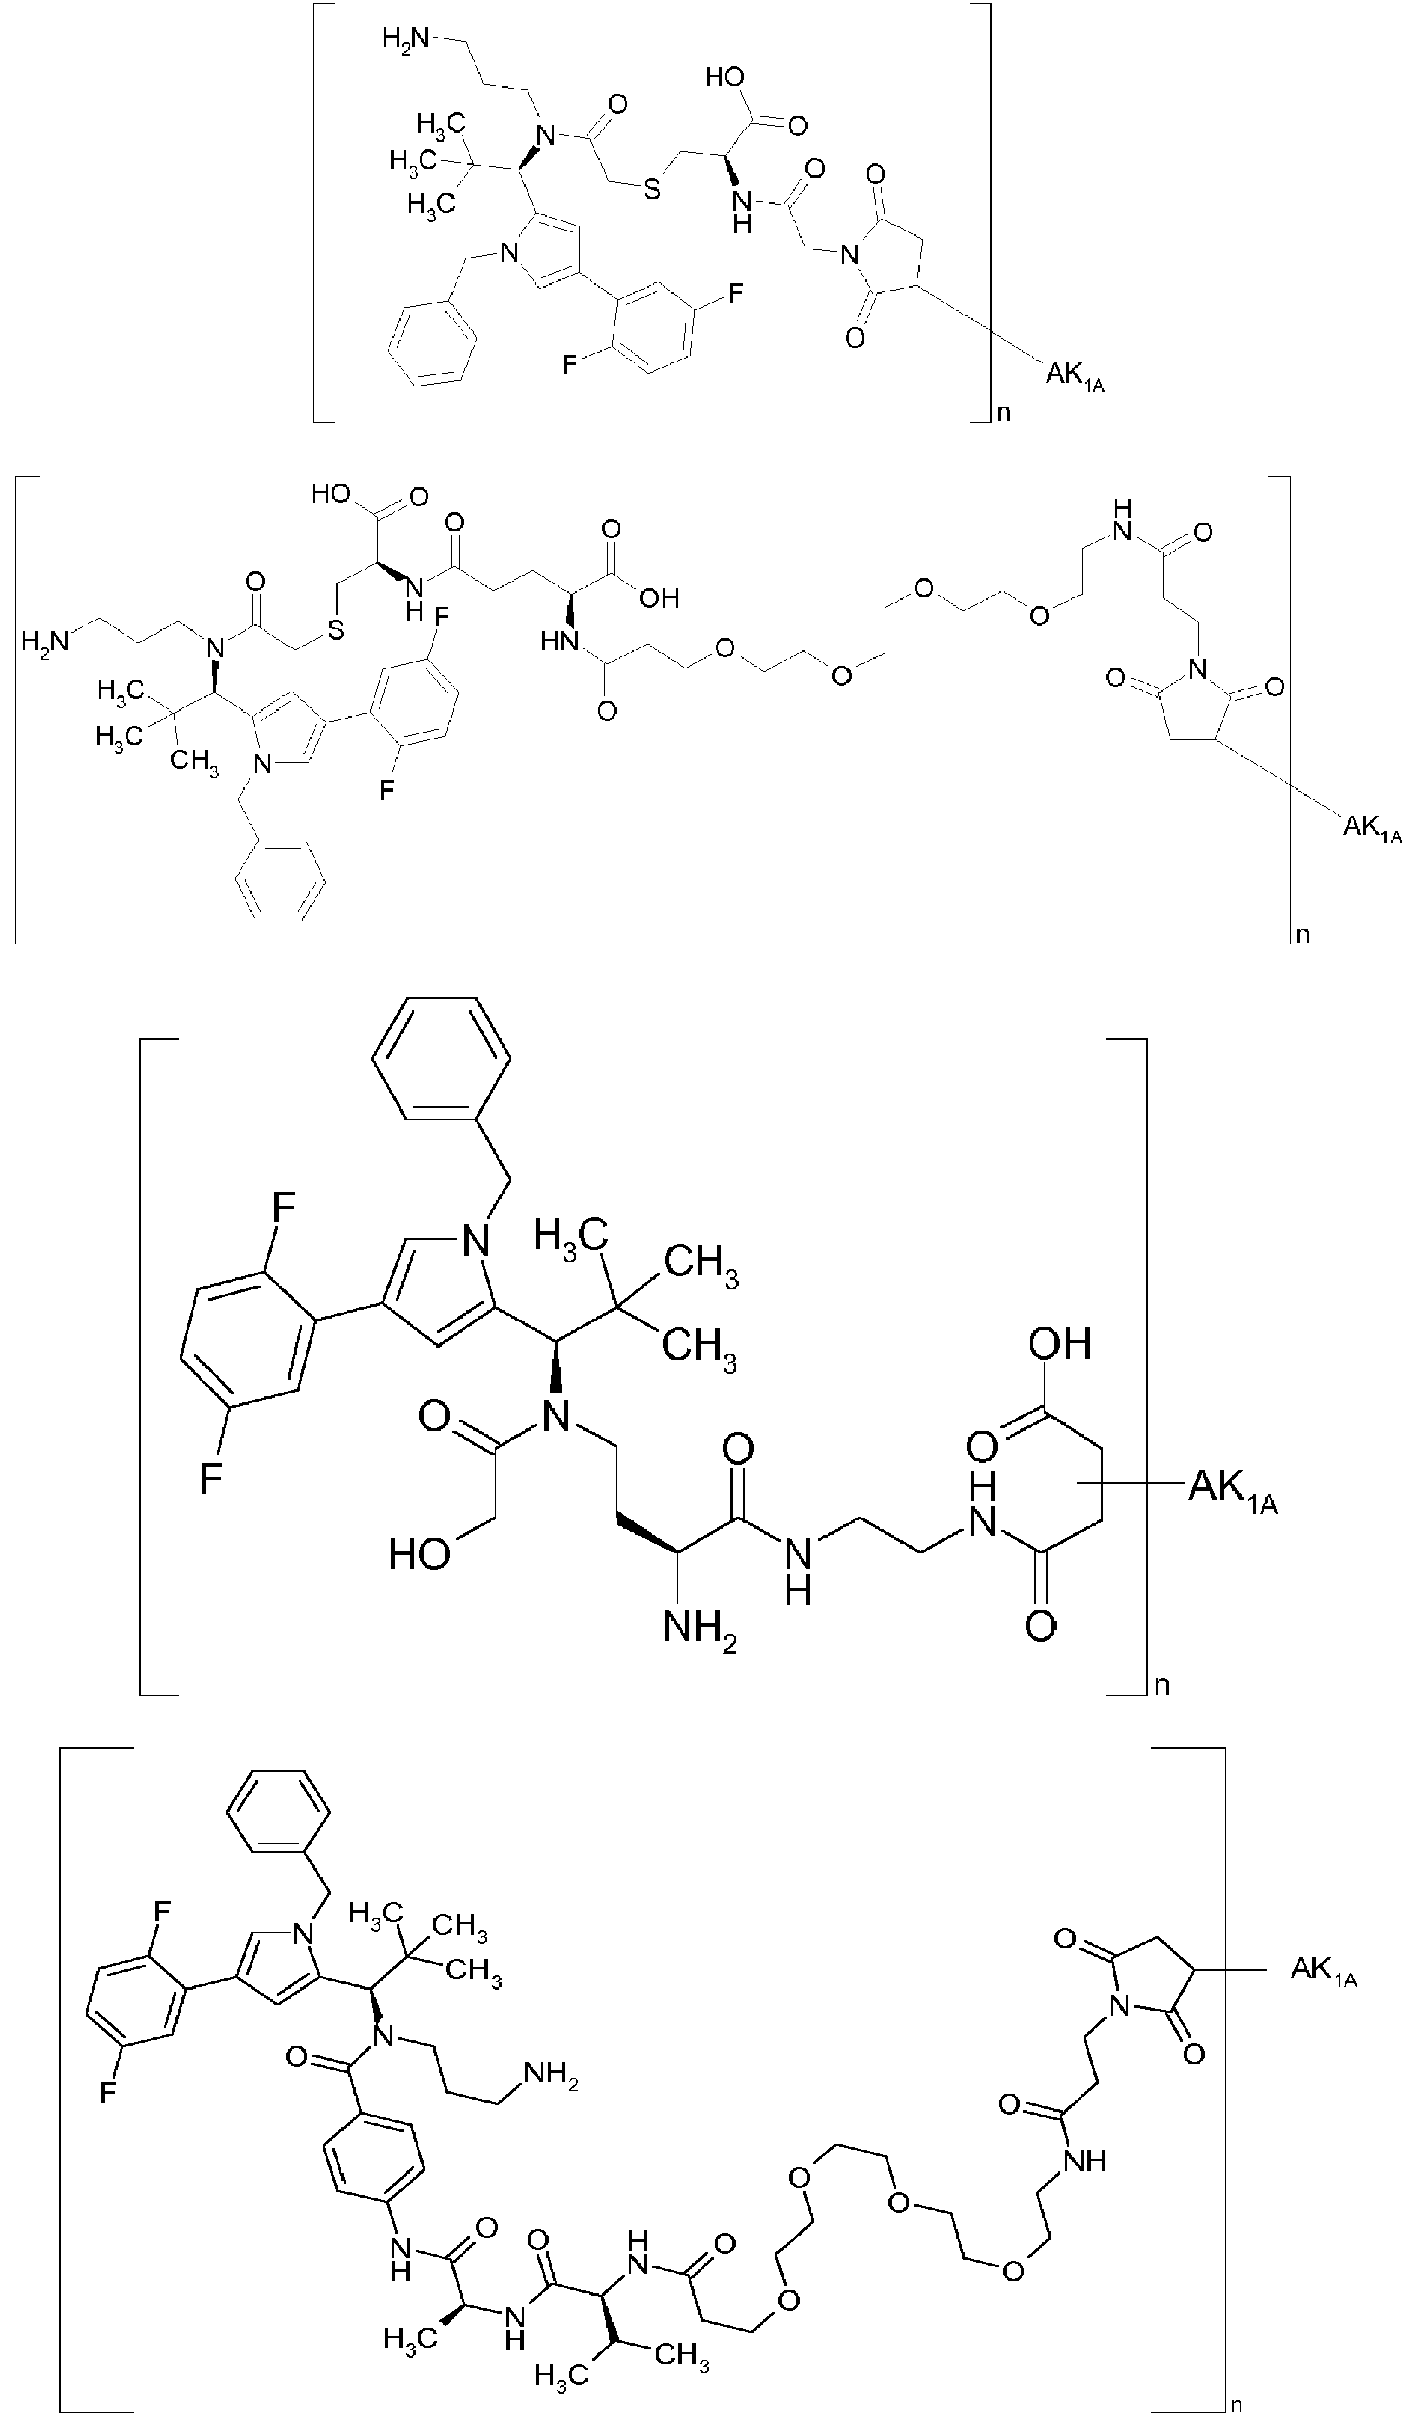

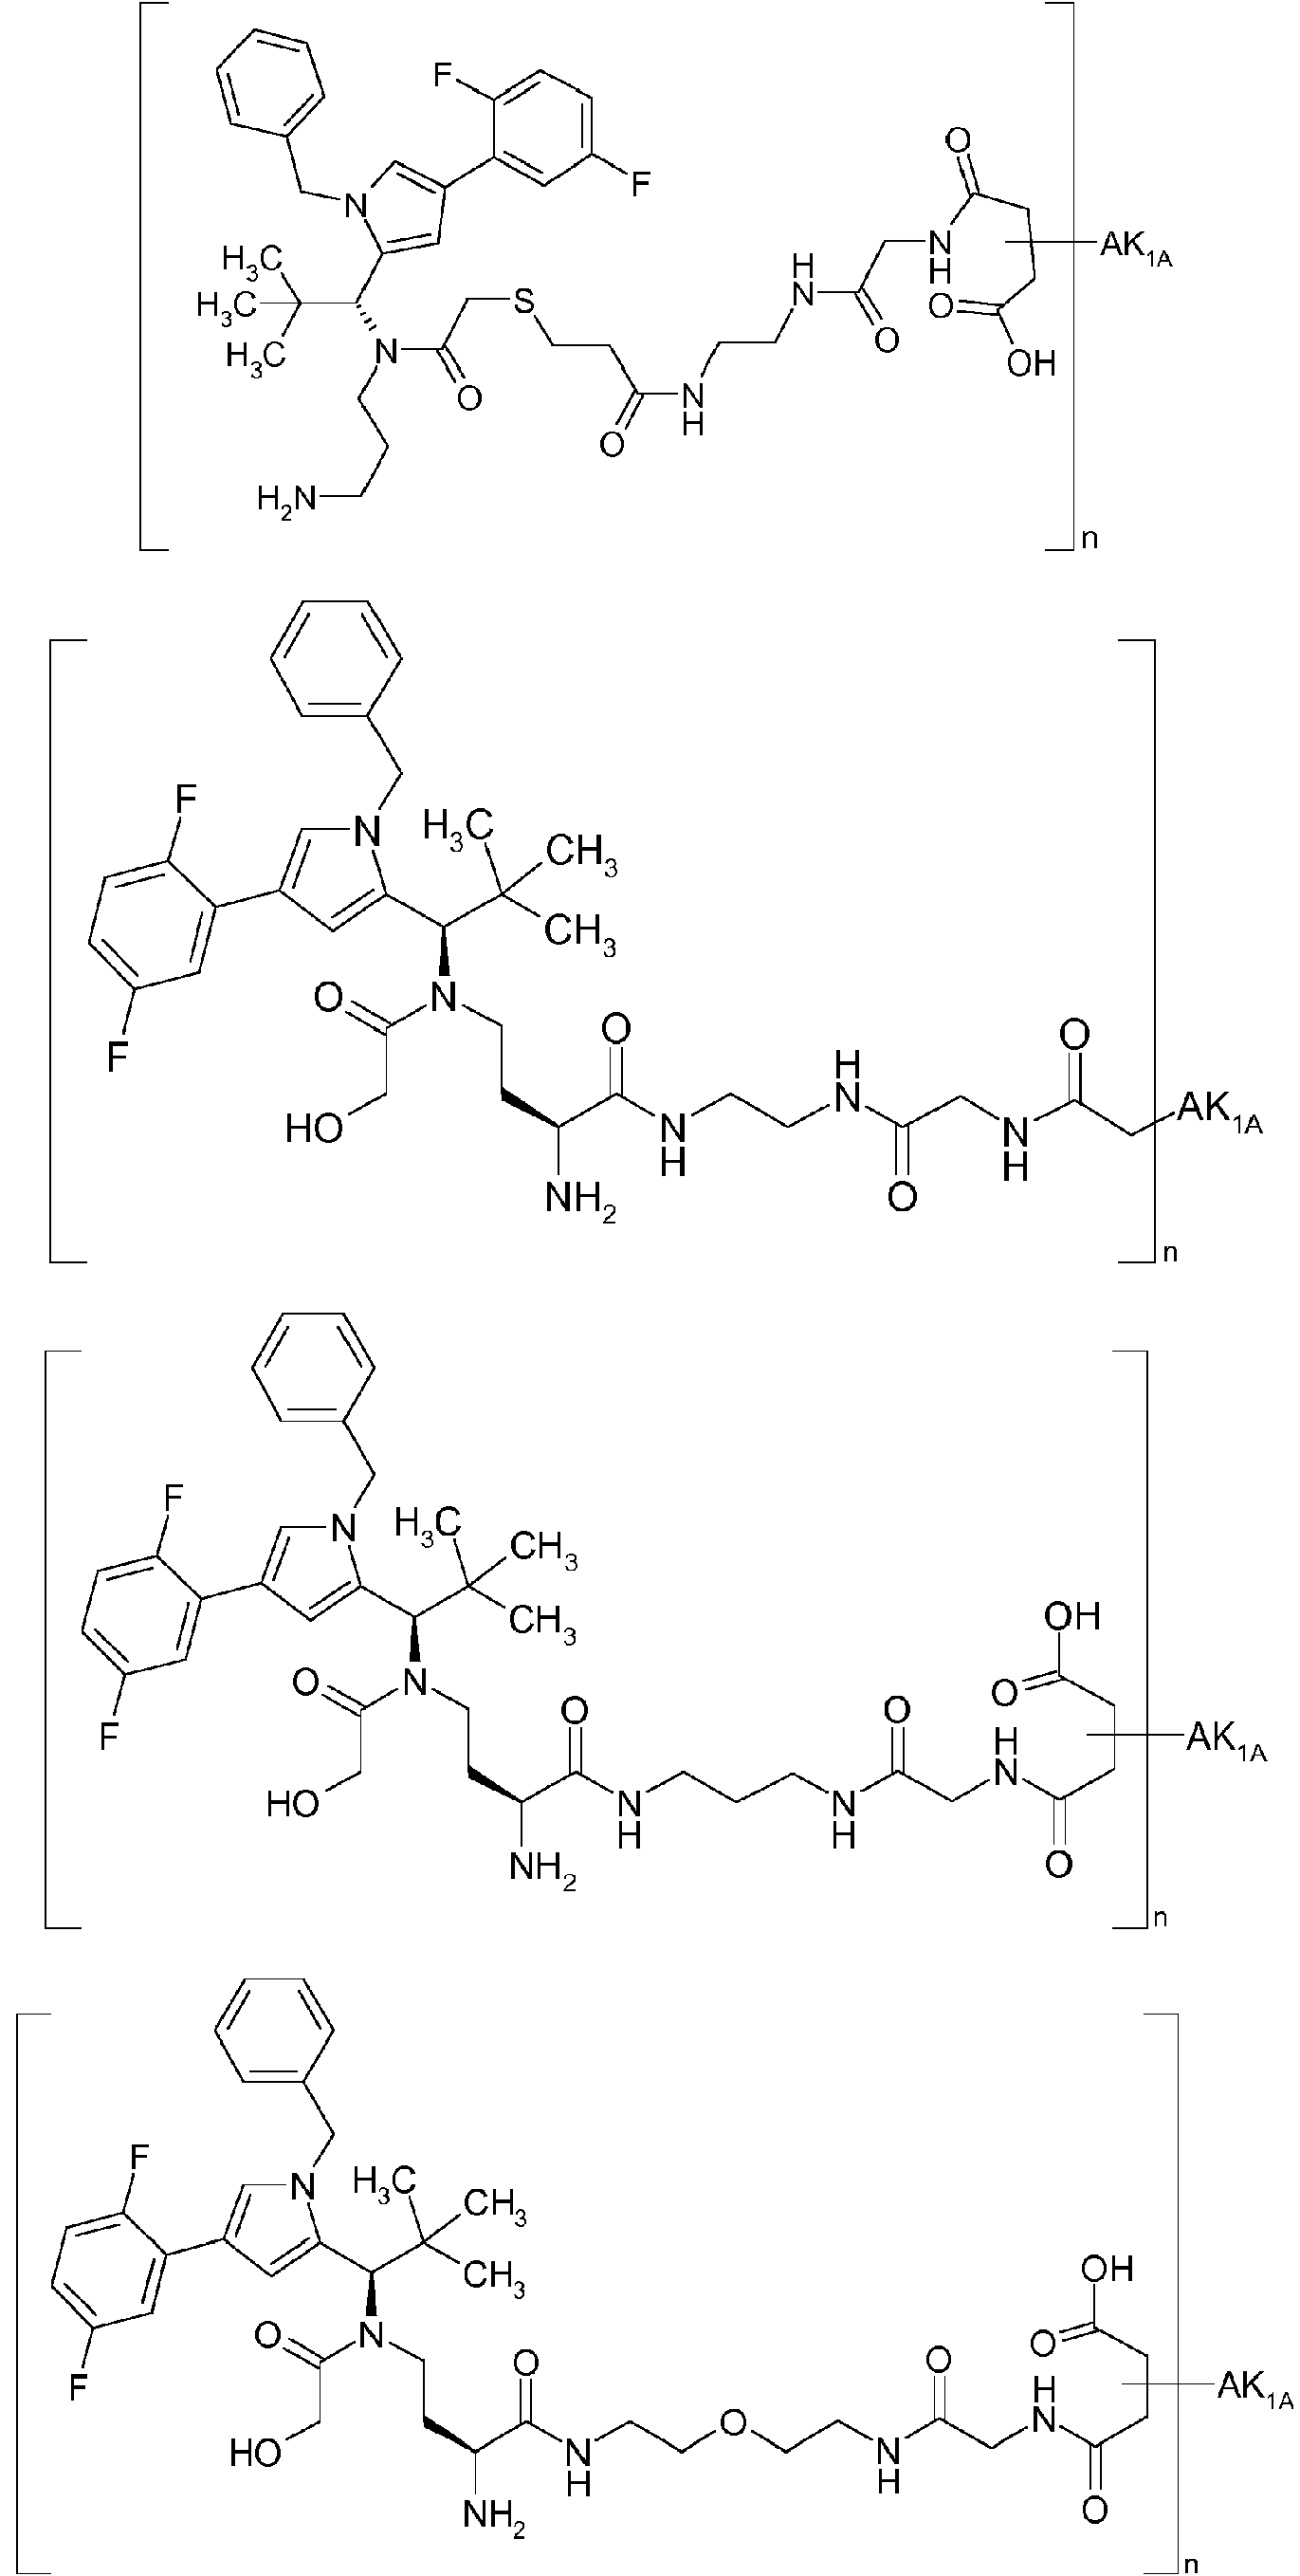

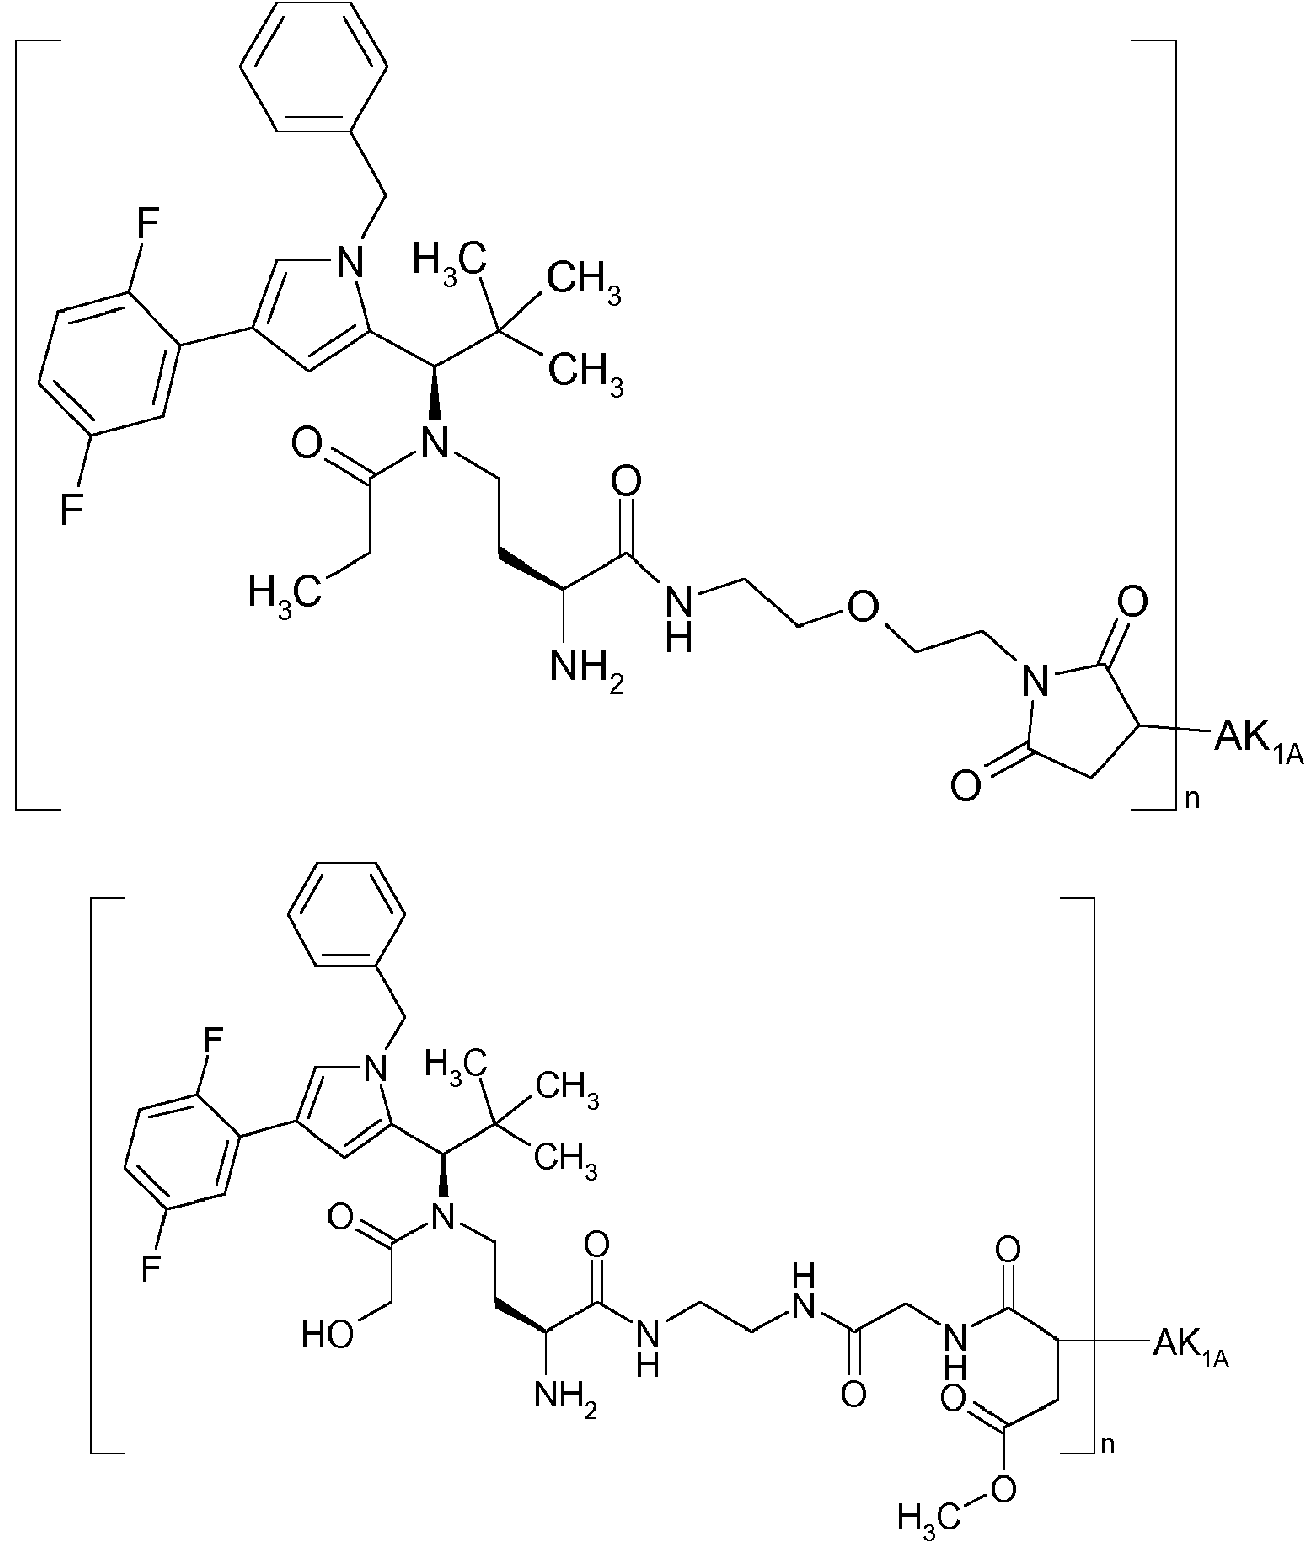 e n d o n d e A D C , s ie m p re q u e e s t é u n id o a t r a v é s d e u n g ru p o
 c o n e l a n t ic u e rp o , e n v e z d e e s t e g ru p o ta m b ié n p u e d e e x is t ir a l m e n o s p a r c ia lm e n t e e n fo rm a d e la s a m id a s d e á c id o s u c c ín i c o d e c a d e n a a b ie r t a h id r o l iz a d a s l ig a d a s c o n e l a n t ic u e rp o .66. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 65 , e n d o n d e e l a n t ic u e r p o e s u n a n t ic u e r p o m o n o c lo n a l h u m a n o , h u m a n iz a d o o q u im é r ic o o u n o d e s u s f r a g m e n t o s q u e s e u n e c o n a n t íg e n o .67. C o n ju g a d o d e a c u e r d o c o n la r e iv in d ic a c ió n 66 , e n d o n d e e l a n t ic u e r p o e s u n a n t ic u e r p o a n t i- H E R 2 , u n a n t ic u e r p o a n t i - E G F R , u n a n t ic u e r p o a n t i - T W E A K R o u n o d e s u s f r a g m e n t o s q u e s e u n e n a a n t íg e n o .68. Conjugado de acuerdo con la reivindicación 67, en donde el anticuerpo anti-TWEAKR se une específicamente con el aminoácido D en la posición 47 (D47) de TWEAKR (SEQ ID NO:169), preferentemente el anticuerpo anti-TWEAKR TPP-2090.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP13199358 | 2013-12-23 | ||
| EP14170585 | 2014-05-30 | ||
| PCT/EP2014/077144 WO2015096982A1 (de) | 2013-12-23 | 2014-12-10 | Binder-konjugate (adcs) mit ksp-inhibitoren |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2815098T3 true ES2815098T3 (es) | 2021-03-29 |
Family
ID=52440630
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14833342T Active ES2815098T3 (es) | 2013-12-23 | 2014-12-10 | Conjugados de ligadores (ADCs) con inhibidores de KSP |
Country Status (22)
| Country | Link |
|---|---|
| US (1) | US10022453B2 (es) |
| EP (1) | EP3086814B1 (es) |
| JP (1) | JP6721507B2 (es) |
| KR (1) | KR102329024B1 (es) |
| CN (1) | CN106163568B (es) |
| AU (1) | AU2014372833B2 (es) |
| BR (1) | BR112016014830A2 (es) |
| CA (1) | CA2934617A1 (es) |
| DK (1) | DK3086814T3 (es) |
| ES (1) | ES2815098T3 (es) |
| IL (1) | IL246124B (es) |
| MX (1) | MX380273B (es) |
| NZ (1) | NZ720736A (es) |
| PE (1) | PE20160996A1 (es) |
| PL (1) | PL3086814T3 (es) |
| PT (1) | PT3086814T (es) |
| RU (1) | RU2698697C2 (es) |
| SA (1) | SA516371381B1 (es) |
| SG (1) | SG11201604758PA (es) |
| TW (1) | TWI650136B (es) |
| WO (1) | WO2015096982A1 (es) |
| ZA (1) | ZA201603585B (es) |
Families Citing this family (29)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP3233127A1 (de) * | 2014-12-15 | 2017-10-25 | Bayer Pharma Aktiengesellschaft | Antikörper-wirkstoff-konjugate (adcs) von ksp-inhibitoren mit aglycosylierten anti-tweakrantikörpern |
| AU2016282723B2 (en) * | 2015-06-22 | 2021-09-23 | Bayer Pharma Aktiengesellschaft | Antibody drug conjugates (ADCs) and antibody prodrug conjugates (APDCs) with enzymatically cleavable groups |
| JP6768011B2 (ja) * | 2015-06-23 | 2020-10-14 | バイエル ファーマ アクチエンゲゼルシャフト | キネシンスピンドルタンパク質(ksp)阻害剤の抗cd123抗体との抗体薬物複合体 |
| US11071788B2 (en) * | 2015-06-23 | 2021-07-27 | Bayer Pharma Aktiengesellschaft | Antibody drug conjugates of kinesin spindel protein (KSP) inhibitors with antiB7H3-antibodies |
| JP2018525334A (ja) * | 2015-06-23 | 2018-09-06 | バイエル ファーマ アクチエンゲゼルシャフト | キネシンスピンドルタンパク質(ksp)阻害剤の抗tweakr抗体との抗体薬物複合体 |
| CN107921288A (zh) | 2015-06-23 | 2018-04-17 | 拜耳医药股份有限公司 | Ksp抑制剂的靶向缀合物 |
| CN108025085A (zh) * | 2015-06-23 | 2018-05-11 | 拜耳制药股份公司 | Ksp抑制剂与抗b7h3抗体的抗体药物缀合物(adc) |
| US10689458B2 (en) | 2015-11-30 | 2020-06-23 | Pfizer Inc. | Site specific HER2 antibody drug conjugates |
| EP3368056B1 (en) * | 2016-01-26 | 2025-08-20 | Raghoottama Pandurangi | Compositions and methods for sensitizing low responsive tumors to cancer therapy |
| CN105646361B (zh) * | 2016-02-17 | 2017-12-01 | 吉首大学 | 一种2,4,5‑三芳基咪唑型化合物及其制法和用途 |
| JP7251981B2 (ja) | 2016-03-24 | 2023-04-04 | バイエル ファーマ アクチエンゲゼルシャフト | 酵素開裂基を有する細胞毒性活性剤のプロドラッグ |
| TWI808055B (zh) | 2016-05-11 | 2023-07-11 | 美商滬亞生物國際有限公司 | Hdac 抑制劑與 pd-1 抑制劑之組合治療 |
| TWI794171B (zh) | 2016-05-11 | 2023-03-01 | 美商滬亞生物國際有限公司 | Hdac抑制劑與pd-l1抑制劑之組合治療 |
| WO2017216028A1 (en) * | 2016-06-15 | 2017-12-21 | Bayer Pharma Aktiengesellschaft | Specific antibody-drug-conjugates (adcs) with ksp inhibitors and anti-cd123-antibodies |
| KR102556826B1 (ko) * | 2016-12-21 | 2023-07-18 | 바이엘 파마 악티엔게젤샤프트 | 효소적으로 절단가능한 기를 갖는 항체 약물 접합체 (adc) |
| CA3047491A1 (en) * | 2016-12-21 | 2018-06-28 | Bayer Aktiengesellschaft | Prodrugs of cytotoxic active agents having enzymatically cleavable groups |
| WO2018114804A1 (de) | 2016-12-21 | 2018-06-28 | Bayer Pharma Aktiengesellschaft | Spezifische antikörper-wirkstoff-konjugate (adcs) mit ksp-inhibitoren |
| KR20210033470A (ko) | 2018-06-18 | 2021-03-26 | 바이엘 악티엔게젤샤프트 | 효소에 의해 절단 가능한 링커 및 개선된 활성 프로파일을 갖는, cxcr5에 대해 유도된 결합제-약물 접합체 |
| CN109568321B (zh) * | 2019-01-14 | 2022-02-22 | 山东轩竹医药科技有限公司 | RORγ调节剂 |
| EP3797796A4 (en) * | 2019-08-07 | 2021-10-27 | MabPlex International Co., Ltd. | ANTIBODY INGREDIENT CONJUGATES AND USES THEREOF |
| CN111410689B (zh) * | 2020-03-16 | 2021-11-02 | 重庆理工大学 | 抗hpv16e7蛋白单抗69e2、杂交瘤细胞株及其制备方法和应用 |
| EP4213882A4 (en) | 2020-09-15 | 2025-02-26 | Verve Therapeutics, Inc. | LIPID FORMULATIONS FOR GENE EDITING |
| CN112701304B (zh) * | 2021-01-07 | 2021-12-14 | 淮北德昇科技有限公司 | 一种海胆状P掺杂ZrMo2O8纳米催化剂的制备方法 |
| WO2022245759A2 (en) * | 2021-05-17 | 2022-11-24 | Biohaven Therapeutics Ltd. | Agents for directed conjugation techniques and conjugated products |
| WO2023288226A2 (en) * | 2021-07-12 | 2023-01-19 | Nektar Therapeutics | Polymer engineered forms of interferon-gamma and methods of use |
| CN114989040A (zh) * | 2022-07-07 | 2022-09-02 | 南京正荣医药化学有限公司 | 一种吡唑解草酯中间体的合成方法 |
| JP2025537882A (ja) | 2022-11-17 | 2025-11-20 | ハンス-ゲオルク レルケン | 腫瘍微小環境において切断可能な小分子-薬物コンジュゲート |
| EP4619044A1 (en) | 2022-11-17 | 2025-09-24 | Hans-Georg Lerchen | Antibody-drug-conjugates cleavable in a tumor microenvironment |
| TW202434289A (zh) | 2022-11-17 | 2024-09-01 | 德商拜耳廠股份有限公司 | 具有酵素可切割基團之抗體藥物結合物(a2dcs) |
Family Cites Families (88)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CU22545A1 (es) | 1994-11-18 | 1999-03-31 | Centro Inmunologia Molecular | Obtención de un anticuerpo quimérico y humanizado contra el receptor del factor de crecimiento epidérmico para uso diagnóstico y terapéutico |
| US4474893A (en) | 1981-07-01 | 1984-10-02 | The University of Texas System Cancer Center | Recombinant monoclonal antibodies |
| US4714681A (en) | 1981-07-01 | 1987-12-22 | The Board Of Reagents, The University Of Texas System Cancer Center | Quadroma cells and trioma cells and methods for the production of same |
| GB8308235D0 (en) | 1983-03-25 | 1983-05-05 | Celltech Ltd | Polypeptides |
| US4816567A (en) | 1983-04-08 | 1989-03-28 | Genentech, Inc. | Recombinant immunoglobin preparations |
| DE8808645U1 (de) | 1988-07-06 | 1988-08-25 | Hofer, Daniel, 7730 Villingen-Schwenningen | Anzeigeeinrichtung für Feuerlöscher |
| US4925648A (en) | 1988-07-29 | 1990-05-15 | Immunomedics, Inc. | Detection and treatment of infectious and inflammatory lesions |
| US5601819A (en) | 1988-08-11 | 1997-02-11 | The General Hospital Corporation | Bispecific antibodies for selective immune regulation and for selective immune cell binding |
| EP0479909B1 (en) | 1989-06-29 | 1996-10-30 | Medarex, Inc. | Bispecific reagents for aids therapy |
| DE69032979T2 (de) | 1989-10-20 | 1999-11-04 | Medarex, Inc. | Bispezifische heteroantikörper mit zweifachen effektorfunktionen |
| US5270163A (en) | 1990-06-11 | 1993-12-14 | University Research Corporation | Methods for identifying nucleic acid ligands |
| JP3583420B2 (ja) | 1990-10-05 | 2004-11-04 | メダレツクス・インコーポレーテツド | 二特異的試薬を用いた標的免疫化 |
| AU8727291A (en) | 1990-10-29 | 1992-06-11 | Cetus Oncology Corporation | Bispecific antibodies, method of production, and uses thereof |
| SK281143B6 (sk) | 1991-03-06 | 2000-12-11 | Merck Patent Gesellschaft Mit Beschr�Nkter Haftung | Chimérická monoklonálna protilátka, expresné vektory a farmaceutický prostriedok |
| IE921342A1 (en) | 1991-04-26 | 1992-11-04 | Surface Active Ltd | Novel antibodies, and methods for their use |
| WO1993017715A1 (en) | 1992-03-05 | 1993-09-16 | Board Of Regents, The University Of Texas System | Diagnostic and/or therapeutic agents, targeted to neovascular endothelial cells |
| DK0586002T3 (da) | 1992-08-18 | 2000-06-19 | Centro Inmunologia Molecular | Monoklonale antistoffer, som genkender epidermisvækstfaktor-receptoren, celler og fremgangsmåder heraf og præparater indeho |
| DE69531187T2 (de) | 1994-12-20 | 2004-04-22 | Merck Patent Gmbh | Monoklonaler Antikörper gegen das Alpha-V-Integrin |
| ATE219517T1 (de) | 1995-08-18 | 2002-07-15 | Morphosys Ag | Protein-/(poly)peptidbibliotheken |
| US6150508A (en) | 1996-03-25 | 2000-11-21 | Northwest Biotherapeutics, Inc. | Monoclonal antibodies specific for the extracellular domain of prostate-specific membrane antigen |
| ATE318147T1 (de) | 1996-03-25 | 2006-03-15 | Medarex Inc | Spezifische monoklonale antikörperfür die extrazelluläre domäne von protasta-spezifischem membranantigen |
| NZ517331A (en) | 1999-07-29 | 2004-02-27 | Medarex Inc | Human monoclonal antibodies to prostate specific membrane antigen and a transgenic mouse to produce the antibody |
| PL357448A1 (en) | 2000-02-25 | 2004-07-26 | The Government Of The United States, As Represented By The Secretary Of The Department Of Health And Human Services | Anti-egfrviii scfvs with improved cytotoxicity and yield, immunotoxins based thereon, and methods of use thereof |
| ES2259030T3 (es) | 2000-05-19 | 2006-09-16 | Scancell Limited | Anticuerpos humanizados frente al receptor del factor de crecimiento epidermico. |
| US7288390B2 (en) | 2000-08-07 | 2007-10-30 | Centocor, Inc. | Anti-dual integrin antibodies, compositions, methods and uses |
| AUPR395801A0 (en) | 2001-03-26 | 2001-04-26 | Austin Research Institute, The | Antibodies against cancer |
| AU2002334799B2 (en) | 2001-04-26 | 2009-05-07 | Biogen Ma Inc. | Cripto-specific antibodies |
| ES2321065T3 (es) | 2001-04-26 | 2009-06-02 | Biogen Idec Ma Inc. | Anticuerpos bloqueantes de cripto y usos de los mismos. |
| US7589180B2 (en) | 2001-05-11 | 2009-09-15 | Abbott Laboratories Inc. | Specific binding proteins and uses thereof |
| US7595378B2 (en) | 2001-06-13 | 2009-09-29 | Genmab A/S | Human monoclonal antibodies to epidermal growth factor receptor (EGFR) |
| WO2002100348A2 (en) | 2001-06-13 | 2002-12-19 | Genmab A/S | Human monoclonal antibodies to epidermal growth factor receptor (egfr) |
| US20040249127A1 (en) | 2001-07-12 | 2004-12-09 | Olga Bandman | Intracellular signaling molecules |
| SG114505A1 (en) | 2001-10-17 | 2005-09-28 | First Cube Pte Ltd | System and method for facilitating delivery and return service |
| AU2002363960B2 (en) | 2001-12-06 | 2008-07-10 | Merck Sharp & Dohme Corp. | Mitotic kinesin inhibitors |
| CN1646160A (zh) | 2002-03-13 | 2005-07-27 | 拜奥根Idec马萨诸塞公司 | 抗αvβ6抗体 |
| CN101824090B (zh) | 2002-06-14 | 2013-01-02 | 免疫医疗公司 | 人源化单克隆抗体hPAM4 |
| WO2004091375A2 (en) | 2003-04-11 | 2004-10-28 | Medimmune, Inc. | Epha2 and non-neoplastic hyperproliferative cell disorders |
| EP1620092A4 (en) | 2003-05-07 | 2008-04-16 | Cytokinetics Inc | COMPOUNDS, COMPOSITIONS AND METHODS |
| US7736644B2 (en) | 2003-06-27 | 2010-06-15 | Amgen Fremont Inc. | Antibodies directed to the deletion mutants of epidermal growth factor receptor and uses thereof |
| KR101672664B1 (ko) | 2003-07-21 | 2016-11-04 | 이뮤노젠 아이엔씨 | 인간화된 항체 또는 그의 항원결정기 결합절편 |
| EP3434275A1 (en) | 2003-11-06 | 2019-01-30 | Seattle Genetics, Inc. | Assay for cancer cells based on the use of auristatin conjugates with antibodies |
| WO2005051922A1 (en) | 2003-11-25 | 2005-06-09 | Chiron Corporation | Quinazolinone compounds as anticancer agents |
| EP1701979A2 (en) | 2003-12-03 | 2006-09-20 | Xencor, Inc. | Optimized antibodies that target the epidermal growth factor receptor |
| US7662581B1 (en) | 2003-12-18 | 2010-02-16 | Novartis Vaccines And Diagnostics, Inc. | Eg5 co-crystals |
| US7767792B2 (en) | 2004-02-20 | 2010-08-03 | Ludwig Institute For Cancer Research Ltd. | Antibodies to EGF receptor epitope peptides |
| WO2005090407A1 (en) | 2004-03-19 | 2005-09-29 | Imclone Systems Incorporated | Human anti-epidermal growth factor receptor antibody |
| JP4836280B2 (ja) * | 2004-06-18 | 2011-12-14 | ノバルティス バクシンズ アンド ダイアグノスティックス,インコーポレーテッド | 癌を治療するためのキネシンスピンドルタンパク質(ksp)阻害剤としてのn−(1−(1−ベンジル−4−フェニル−1h−イミダゾール−2−イル)−2,2−ジメチルプロピル)ベンズアミド誘導体および関連化合物 |
| AU2005258225A1 (en) | 2004-06-22 | 2006-01-05 | Greystone Medical Group, Inc. | Methods for treatment of wounds using time release compositions |
| US7449486B2 (en) | 2004-10-19 | 2008-11-11 | Array Biopharma Inc. | Mitotic kinesin inhibitors and methods of use thereof |
| WO2006060737A2 (en) | 2004-12-03 | 2006-06-08 | Takeda San Diego, Inc. | Mitotic kinesin inhibitors |
| PL1819359T3 (pl) | 2004-12-09 | 2015-08-31 | Janssen Biotech Inc | Immunokoniugaty skierowane przeciw integrynie, metody ich wytwarzania oraz ich zastosowanie |
| GB0428250D0 (en) | 2004-12-23 | 2005-01-26 | Novartis Ag | Organic compounds |
| ES2343746T3 (es) | 2005-01-07 | 2010-08-09 | Diadexus, Inc. | Composiciones de anticuerpo ovr110 y metodos de uso. |
| EP1848745B1 (en) | 2005-02-18 | 2014-07-09 | Medarex, L.L.C. | Monoclonal antibodies against cd30 lacking in fucosyl residues |
| GB0505969D0 (en) | 2005-03-23 | 2005-04-27 | Novartis Ag | Organic compounds |
| TW200800951A (en) * | 2005-08-09 | 2008-01-01 | Novartis Ag | Substituted imidazole compounds as KSP inhibitors |
| EP3539572A1 (en) | 2005-08-24 | 2019-09-18 | ImmunoGen, Inc. | Process for preparing maytansinoid antibody conjugates |
| NZ566395A (en) | 2005-09-26 | 2012-03-30 | Medarex Inc | Human monoclonal antibodies to CD70 |
| DOP2006000277A (es) | 2005-12-12 | 2007-08-31 | Bayer Pharmaceuticals Corp | Anticuerpos anti mn y métodos para su utilización |
| WO2008004834A1 (en) | 2006-07-06 | 2008-01-10 | Isu Abxis Co., Ltd | Humanized monoclonal antibody highly binding to epidermal growth factor receptor, egf receptor |
| JP5401314B2 (ja) | 2006-09-08 | 2014-01-29 | メディミューン,エルエルシー | ヒト化抗cd19抗体ならびに癌、移植および自己免疫疾患の治療におけるその使用 |
| PT2073842E (pt) | 2006-09-10 | 2015-04-07 | Glycotope Gmbh | Utilização de células humanas provenientes de uma leucemia mielóide para expressão de anticorpos |
| EP1911766A1 (en) | 2006-10-13 | 2008-04-16 | Glycotope Gmbh | Use of human cells of myeloid leukaemia origin for expression of antibodies |
| EP1900750A1 (en) | 2006-09-18 | 2008-03-19 | Glycotope Gmbh | Fully human high yield production system for improved antibodies |
| CA2660795C (en) | 2006-09-18 | 2014-11-18 | Xencor, Inc. | Optimized antibodies that target hm1.24 |
| EP1914242A1 (en) | 2006-10-19 | 2008-04-23 | Sanofi-Aventis | Novel anti-CD38 antibodies for the treatment of cancer |
| DK2099823T4 (da) | 2006-12-01 | 2022-05-09 | Seagen Inc | Målbindingsmiddelvarianter og anvendelser deraf |
| WO2008140603A2 (en) | 2006-12-08 | 2008-11-20 | Macrogenics, Inc. | METHODS FOR THE TREATMENT OF DISEASE USING IMMUNOGLOBULINS HAVING FC REGIONS WITH ALTERED AFFINITIES FOR FCγR ACTIVATING AND FCγR INHIBITING |
| JP2010515687A (ja) * | 2007-01-05 | 2010-05-13 | ノバルティス アーゲー | キネシンスピンドルタンパク質阻害剤(eg−5)としてのイミダゾール誘導体 |
| WO2008092117A2 (en) | 2007-01-25 | 2008-07-31 | Xencor, Inc. | Immunoglobulins with modifications in the fcr binding region |
| MX2010001378A (es) | 2007-08-03 | 2010-06-02 | Facet Biotech Corp | Uso terapeutico de anticuerpos del receptor anti-tweak. |
| US9283276B2 (en) | 2007-08-14 | 2016-03-15 | Ludwig Institute For Cancer Research Ltd. | Monoclonal antibody 175 targeting the EGF receptor and derivatives and uses thereof |
| EP2185188B1 (en) | 2007-08-22 | 2014-08-06 | Medarex, L.L.C. | Site-specific attachment of drugs or other agents to engineered antibodies with c-terminal extensions |
| US8039597B2 (en) | 2007-09-07 | 2011-10-18 | Agensys, Inc. | Antibodies and related molecules that bind to 24P4C12 proteins |
| PT2185574E (pt) | 2007-09-07 | 2013-08-26 | Agensys Inc | Anticorpos e moléculas relacionadas que se ligam a proteínas 24p4c12 |
| HUE027358T2 (en) | 2007-11-26 | 2016-09-28 | Bayer Ip Gmbh | Anti-mesothelin antibodies and their applications |
| HRP20140604T1 (hr) | 2007-12-26 | 2014-09-12 | Biotest Ag | Sredstva koja djeluju na cd138 i njihova upotreba |
| JP5817034B2 (ja) | 2007-12-26 | 2015-11-18 | バイオテスト・アクチエンゲゼルシヤフト | Cd138を標的とする免疫複合体及びその使用 |
| HUE029925T2 (en) | 2008-04-02 | 2017-04-28 | Macrogenics Inc | HER2 / neu-specific antibodies and methods using them |
| EP2281006B1 (en) * | 2008-04-30 | 2017-08-02 | Immunogen, Inc. | Cross-linkers and their uses |
| JP2011523414A (ja) | 2008-05-15 | 2011-08-11 | バイオジェン・アイデック・エムエイ・インコーポレイテッド | 抗fn14抗体、およびその使用 |
| EP2331577B1 (en) | 2008-08-29 | 2017-06-07 | Symphogen A/S | Recombinant anti-epidermal growth factor receptor antibody compositions |
| US20110275685A1 (en) * | 2009-01-26 | 2011-11-10 | Michael Mutz | Salt and polymorphs of a kinesin inhibitor compound |
| AU2010303415B2 (en) | 2009-10-07 | 2015-02-19 | Macrogenics, Inc. | Fc region-containing polypeptides that exhibit improved effector function due to alterations of the extent of fucosylation, and methods for their use |
| EP3501546A3 (de) | 2011-04-21 | 2019-09-18 | Seattle Genetics, Inc. | Cystein-wirkstoff konjugate und ihre verwendung |
| US8815226B2 (en) * | 2011-06-10 | 2014-08-26 | Mersana Therapeutics, Inc. | Protein-polymer-drug conjugates |
| CA2837840C (en) | 2011-06-10 | 2020-08-04 | Mersana Therapeutics, Inc. | Protein-polymer-drug conjugates |
| WO2014151030A1 (en) * | 2013-03-15 | 2014-09-25 | Novartis Ag | Cell proliferation inhibitors and conjugates thereof |
-
2014
- 2014-12-10 CA CA2934617A patent/CA2934617A1/en active Pending
- 2014-12-10 BR BR112016014830A patent/BR112016014830A2/pt not_active Application Discontinuation
- 2014-12-10 EP EP14833342.0A patent/EP3086814B1/de active Active
- 2014-12-10 SG SG11201604758PA patent/SG11201604758PA/en unknown
- 2014-12-10 CN CN201480076225.3A patent/CN106163568B/zh active Active
- 2014-12-10 RU RU2016130121A patent/RU2698697C2/ru active
- 2014-12-10 NZ NZ720736A patent/NZ720736A/en not_active IP Right Cessation
- 2014-12-10 DK DK14833342.0T patent/DK3086814T3/da active
- 2014-12-10 US US15/105,486 patent/US10022453B2/en active Active
- 2014-12-10 MX MX2016008013A patent/MX380273B/es unknown
- 2014-12-10 JP JP2016542170A patent/JP6721507B2/ja active Active
- 2014-12-10 AU AU2014372833A patent/AU2014372833B2/en not_active Ceased
- 2014-12-10 PL PL14833342T patent/PL3086814T3/pl unknown
- 2014-12-10 PT PT148333420T patent/PT3086814T/pt unknown
- 2014-12-10 KR KR1020167019776A patent/KR102329024B1/ko active Active
- 2014-12-10 ES ES14833342T patent/ES2815098T3/es active Active
- 2014-12-10 WO PCT/EP2014/077144 patent/WO2015096982A1/de not_active Ceased
- 2014-12-10 PE PE2016000837A patent/PE20160996A1/es unknown
- 2014-12-19 TW TW103144572A patent/TWI650136B/zh active
-
2016
- 2016-05-25 ZA ZA2016/03585A patent/ZA201603585B/en unknown
- 2016-06-08 IL IL246124A patent/IL246124B/en active IP Right Grant
- 2016-06-21 SA SA516371381A patent/SA516371381B1/ar unknown
Also Published As
| Publication number | Publication date |
|---|---|
| US20160346402A1 (en) | 2016-12-01 |
| RU2698697C2 (ru) | 2019-08-29 |
| IL246124B (en) | 2019-12-31 |
| KR20160099711A (ko) | 2016-08-22 |
| HK1231384A1 (zh) | 2017-12-22 |
| KR102329024B1 (ko) | 2021-11-19 |
| SG11201604758PA (en) | 2016-07-28 |
| PL3086814T3 (pl) | 2020-12-28 |
| IL246124A0 (en) | 2016-07-31 |
| SA516371381B1 (ar) | 2019-03-26 |
| RU2016130121A3 (es) | 2018-08-27 |
| JP2017507905A (ja) | 2017-03-23 |
| EP3086814B1 (de) | 2020-06-24 |
| TW201536328A (zh) | 2015-10-01 |
| PE20160996A1 (es) | 2016-11-09 |
| CA2934617A1 (en) | 2015-07-02 |
| US10022453B2 (en) | 2018-07-17 |
| ZA201603585B (en) | 2019-02-27 |
| CN106163568B (zh) | 2021-03-23 |
| AU2014372833B2 (en) | 2019-08-22 |
| RU2016130121A (ru) | 2018-01-30 |
| EP3086814A1 (de) | 2016-11-02 |
| AU2014372833A1 (en) | 2016-07-07 |
| CN106163568A (zh) | 2016-11-23 |
| MX2016008013A (es) | 2017-05-12 |
| BR112016014830A2 (pt) | 2017-09-19 |
| WO2015096982A1 (de) | 2015-07-02 |
| NZ720736A (en) | 2020-08-28 |
| MX380273B (es) | 2025-04-01 |
| PT3086814T (pt) | 2020-09-04 |
| JP6721507B2 (ja) | 2020-07-15 |
| DK3086814T3 (da) | 2020-09-14 |
| TWI650136B (zh) | 2019-02-11 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| AU2021290341B2 (en) | Antibody drug conjugates (ADCs) and antibody prodrug conjugates (APDCs) with enzymatically cleavable groups | |
| CN106163568B (zh) | 含纺锤体驱动蛋白(ksp)的抗体药物偶联物(adc) | |
| US10485880B2 (en) | Antibody-drug conjugates (ADCs) of KSP inhibitors with aglycosylated anti-TWEAKR antibodies | |
| CN103826661B (zh) | 新的结合剂-药物缀合物(adc)及其用途 | |
| US10744205B2 (en) | Antibody drug conjugates of kinesin spindel protein (KSP) inhibitors with anti-CD123-antibodies | |
| KR20180123047A (ko) | 효소적으로 절단가능한 기를 갖는 세포독성 활성제의 전구약물 | |
| US20180185510A1 (en) | Antibody drug conjugates of kinesin spindel protein (ksp) inhibitors with anti-b7h3-antibodies | |
| US20200138970A1 (en) | Antibody drug conjugates of kinesin spindel protein (ksp) inhibitors with antib7h3-antibodies | |
| JP2015505850A (ja) | 新規な抗体薬物コンジュゲート(adc)およびそれらの使用 | |
| US20180318438A1 (en) | Antibody drug conjugates of kinesin spindel protein (ksp) inhibitors with anti-tweakr-antibodies | |
| HK1231384B (zh) | 含纺锤体驱动蛋白(ksp)的抗体药物偶联物(adc) | |
| BR112017027813B1 (pt) | Conjugados de agente de ligação-droga (adcs) e conjugados de agente de ligação-pró-droga (apdcs) tendo grupos enzimaticamente cliváveis | |
| BR122024016465B1 (pt) | CONJUGADOS DE AGENTE DE LIGAÇÃO-DROGA (ADCs) E CONJUGADOS DE AGENTE DE LIGAÇÃO-PRÓ-DROGA (APDCs) TENDO GRUPOS ENZIMATICAMENTE CLIVÁVEIS | |
| BR122024016465A2 (pt) | Conjugados de agente de ligação-droga (adcs) e conjugados de agente de ligação-pró-droga (apdcs) tendo grupos enzimaticamente cliváveis | |
| NZ625745B2 (en) | FGFR antibody drug conjugates (ADCs) and the use thereof |