ES2818993T3 - Derivados de indolinona y procedimiento para su fabricación - Google Patents
Derivados de indolinona y procedimiento para su fabricación Download PDFInfo
- Publication number
- ES2818993T3 ES2818993T3 ES08857503T ES08857503T ES2818993T3 ES 2818993 T3 ES2818993 T3 ES 2818993T3 ES 08857503 T ES08857503 T ES 08857503T ES 08857503 T ES08857503 T ES 08857503T ES 2818993 T3 ES2818993 T3 ES 2818993T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- formula
- methyl
- mol
- reaction
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000000034 method Methods 0.000 title claims description 46
- 230000008569 process Effects 0.000 title claims description 20
- 238000004519 manufacturing process Methods 0.000 title claims description 11
- JYGFTBXVXVMTGB-UHFFFAOYSA-N indolin-2-one Chemical class C1=CC=C2NC(=O)CC2=C1 JYGFTBXVXVMTGB-UHFFFAOYSA-N 0.000 title description 5
- 150000001875 compounds Chemical class 0.000 claims abstract description 68
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims abstract description 12
- 238000006243 chemical reaction Methods 0.000 claims description 18
- 230000032050 esterification Effects 0.000 claims description 4
- 238000005886 esterification reaction Methods 0.000 claims description 4
- 238000005984 hydrogenation reaction Methods 0.000 claims description 4
- BEPAFCGSDWSTEL-UHFFFAOYSA-N dimethyl malonate Chemical compound COC(=O)CC(=O)OC BEPAFCGSDWSTEL-UHFFFAOYSA-N 0.000 claims description 2
- 238000007363 ring formation reaction Methods 0.000 claims description 2
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 63
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 45
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 30
- 230000015572 biosynthetic process Effects 0.000 description 26
- 238000003786 synthesis reaction Methods 0.000 description 26
- 239000000725 suspension Substances 0.000 description 24
- 239000000203 mixture Substances 0.000 description 17
- 239000007787 solid Substances 0.000 description 17
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 15
- 239000013078 crystal Substances 0.000 description 14
- UAEPNZWRGJTJPN-UHFFFAOYSA-N methylcyclohexane Chemical compound CC1CCCCC1 UAEPNZWRGJTJPN-UHFFFAOYSA-N 0.000 description 14
- YFTGUNWFFVDLNM-UHFFFAOYSA-N methyl 2-oxo-1,3-dihydroindole-6-carboxylate Chemical compound COC(=O)C1=CC=C2CC(=O)NC2=C1 YFTGUNWFFVDLNM-UHFFFAOYSA-N 0.000 description 12
- 238000001035 drying Methods 0.000 description 8
- 238000001914 filtration Methods 0.000 description 8
- 238000003756 stirring Methods 0.000 description 8
- PNVPNXKRAUBJGW-UHFFFAOYSA-N (2-chloroacetyl) 2-chloroacetate Chemical compound ClCC(=O)OC(=O)CCl PNVPNXKRAUBJGW-UHFFFAOYSA-N 0.000 description 7
- 230000008901 benefit Effects 0.000 description 7
- JSYGRUBHOCKMGQ-UHFFFAOYSA-N dichloramine Chemical compound ClNCl JSYGRUBHOCKMGQ-UHFFFAOYSA-N 0.000 description 7
- XTJVECSKUSTBFN-UHFFFAOYSA-N methyl 1-(2-chloroacetyl)-2-oxo-3h-indole-6-carboxylate Chemical compound COC(=O)C1=CC=C2CC(=O)N(C(=O)CCl)C2=C1 XTJVECSKUSTBFN-UHFFFAOYSA-N 0.000 description 7
- GYNNXHKOJHMOHS-UHFFFAOYSA-N methyl-cycloheptane Natural products CC1CCCCCC1 GYNNXHKOJHMOHS-UHFFFAOYSA-N 0.000 description 7
- 239000011541 reaction mixture Substances 0.000 description 7
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 6
- 238000005160 1H NMR spectroscopy Methods 0.000 description 6
- PAYRUJLWNCNPSJ-UHFFFAOYSA-N Aniline Chemical compound NC1=CC=CC=C1 PAYRUJLWNCNPSJ-UHFFFAOYSA-N 0.000 description 6
- DKPFZGUDAPQIHT-UHFFFAOYSA-N Butyl acetate Natural products CCCCOC(C)=O DKPFZGUDAPQIHT-UHFFFAOYSA-N 0.000 description 6
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 6
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 6
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 description 6
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 6
- 238000010992 reflux Methods 0.000 description 6
- 239000000126 substance Substances 0.000 description 6
- IECKAVQTURBPON-UHFFFAOYSA-N trimethoxymethylbenzene Chemical compound COC(OC)(OC)C1=CC=CC=C1 IECKAVQTURBPON-UHFFFAOYSA-N 0.000 description 6
- 239000008096 xylene Substances 0.000 description 6
- 0 COC(c1ccc(C(*)(*)C(C(*)C2)=O)c2c1)=O Chemical compound COC(c1ccc(C(*)(*)C(C(*)C2)=O)c2c1)=O 0.000 description 5
- 230000000144 pharmacologic effect Effects 0.000 description 5
- 239000000047 product Substances 0.000 description 5
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 4
- 239000003054 catalyst Substances 0.000 description 4
- 238000001816 cooling Methods 0.000 description 4
- ZMXDDKWLCZADIW-UHFFFAOYSA-N dimethylformamide Substances CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 4
- WUVZENIISJMEHI-FOCLMDBBSA-N methyl (3e)-3-[methoxy(phenyl)methylidene]-2-oxo-1h-indole-6-carboxylate Chemical compound O=C1NC2=CC(C(=O)OC)=CC=C2\C1=C(/OC)C1=CC=CC=C1 WUVZENIISJMEHI-FOCLMDBBSA-N 0.000 description 4
- SGESEGRPYLHYDV-UHFFFAOYSA-N methyl 1-(2-chloroacetyl)-3-[methoxy(phenyl)methylidene]-2-oxoindole-6-carboxylate Chemical compound O=C1N(C(=O)CCl)C2=CC(C(=O)OC)=CC=C2C1=C(OC)C1=CC=CC=C1 SGESEGRPYLHYDV-UHFFFAOYSA-N 0.000 description 4
- 239000012452 mother liquor Substances 0.000 description 4
- ZXQAAQNQLWBQBF-UHFFFAOYSA-N 2-chloro-n-methyl-n'-(4-nitrophenyl)acetohydrazide Chemical compound ClCC(=O)N(C)NC1=CC=C([N+]([O-])=O)C=C1 ZXQAAQNQLWBQBF-UHFFFAOYSA-N 0.000 description 3
- -1 4-methoxycarbonyl-methyl-3-nitro-benzoic acid Chemical compound 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 3
- VGCXGMAHQTYDJK-UHFFFAOYSA-N Chloroacetyl chloride Chemical compound ClCC(Cl)=O VGCXGMAHQTYDJK-UHFFFAOYSA-N 0.000 description 3
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 3
- 238000007792 addition Methods 0.000 description 3
- 150000001298 alcohols Chemical class 0.000 description 3
- 125000002490 anilino group Chemical group [H]N(*)C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 3
- 125000002668 chloroacetyl group Chemical group ClCC(=O)* 0.000 description 3
- 238000002425 crystallisation Methods 0.000 description 3
- 230000008025 crystallization Effects 0.000 description 3
- 238000004128 high performance liquid chromatography Methods 0.000 description 3
- 230000005764 inhibitory process Effects 0.000 description 3
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 3
- PVOAHINGSUIXLS-UHFFFAOYSA-N 1-Methylpiperazine Chemical compound CN1CCNCC1 PVOAHINGSUIXLS-UHFFFAOYSA-N 0.000 description 2
- 108091008605 VEGF receptors Proteins 0.000 description 2
- 239000000010 aprotic solvent Substances 0.000 description 2
- 239000002585 base Substances 0.000 description 2
- 238000009835 boiling Methods 0.000 description 2
- 238000005119 centrifugation Methods 0.000 description 2
- 239000007795 chemical reaction product Substances 0.000 description 2
- PMCBNFSIKVRNNK-UHFFFAOYSA-N dimethyl 2-(4-methoxycarbonyl-2-nitrophenyl)propanedioate Chemical compound COC(=O)C(C(=O)OC)C1=CC=C(C(=O)OC)C=C1[N+]([O-])=O PMCBNFSIKVRNNK-UHFFFAOYSA-N 0.000 description 2
- 238000004821 distillation Methods 0.000 description 2
- 239000003814 drug Substances 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 2
- 239000000543 intermediate Substances 0.000 description 2
- XRTKWPWDSUNLHS-UHFFFAOYSA-N methyl 4-chloro-3-nitrobenzoate Chemical compound COC(=O)C1=CC=C(Cl)C([N+]([O-])=O)=C1 XRTKWPWDSUNLHS-UHFFFAOYSA-N 0.000 description 2
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 2
- LBWNQLVDYPNHAV-UHFFFAOYSA-N n-(4-aminophenyl)-n-methyl-2-(4-methylpiperazin-1-yl)acetamide Chemical compound C=1C=C(N)C=CC=1N(C)C(=O)CN1CCN(C)CC1 LBWNQLVDYPNHAV-UHFFFAOYSA-N 0.000 description 2
- 230000000771 oncological effect Effects 0.000 description 2
- 239000012044 organic layer Substances 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- 230000035755 proliferation Effects 0.000 description 2
- 238000010926 purge Methods 0.000 description 2
- 239000002904 solvent Substances 0.000 description 2
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 2
- QEQIWWJFXFJXED-UHFFFAOYSA-N 3-[methoxy(phenyl)methylidene]-2-oxo-1h-indole-6-carboxylic acid Chemical compound O=C1NC2=CC(C(O)=O)=CC=C2C1=C(OC)C1=CC=CC=C1 QEQIWWJFXFJXED-UHFFFAOYSA-N 0.000 description 1
- AFPHTEQTJZKQAQ-UHFFFAOYSA-N 3-nitrobenzoic acid Chemical compound OC(=O)C1=CC=CC([N+]([O-])=O)=C1 AFPHTEQTJZKQAQ-UHFFFAOYSA-N 0.000 description 1
- OOXKJWHAVIZEHI-UHFFFAOYSA-N 4-cyano-2-nitrobenzeneacetic acid Chemical compound OC(=O)CC1=CC=C(C#N)C=C1[N+]([O-])=O OOXKJWHAVIZEHI-UHFFFAOYSA-N 0.000 description 1
- KOFBNBCOGKLUOM-UHFFFAOYSA-N 4-methyl-3-nitrobenzonitrile Chemical compound CC1=CC=C(C#N)C=C1[N+]([O-])=O KOFBNBCOGKLUOM-UHFFFAOYSA-N 0.000 description 1
- DFXQXFGFOLXAPO-UHFFFAOYSA-N 96-99-1 Chemical compound OC(=O)C1=CC=C(Cl)C([N+]([O-])=O)=C1 DFXQXFGFOLXAPO-UHFFFAOYSA-N 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- CNHPMONLBYVHBY-WMZJFQQLSA-N CC(/C=C\C)(c1ccccc1)OC Chemical compound CC(/C=C\C)(c1ccccc1)OC CNHPMONLBYVHBY-WMZJFQQLSA-N 0.000 description 1
- XIWKCVGDGSZCJP-UHFFFAOYSA-N COC(c1ccc(CC(C2C(CN)=O)=O)c2c1)=O Chemical compound COC(c1ccc(CC(C2C(CN)=O)=O)c2c1)=O XIWKCVGDGSZCJP-UHFFFAOYSA-N 0.000 description 1
- 102100034741 Cyclin-dependent kinase 20 Human genes 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 1
- 101500014379 Lymnaea stagnalis Ovulation hormone Proteins 0.000 description 1
- 102000004278 Receptor Protein-Tyrosine Kinases Human genes 0.000 description 1
- 108090000873 Receptor Protein-Tyrosine Kinases Proteins 0.000 description 1
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 1
- 102000009484 Vascular Endothelial Growth Factor Receptors Human genes 0.000 description 1
- 102100033177 Vascular endothelial growth factor receptor 2 Human genes 0.000 description 1
- JGCYIASPAFGDOQ-UHFFFAOYSA-N [O-]Nc(cc(cc1)C(O)=O)c1Cl Chemical compound [O-]Nc(cc(cc1)C(O)=O)c1Cl JGCYIASPAFGDOQ-UHFFFAOYSA-N 0.000 description 1
- 239000002253 acid Substances 0.000 description 1
- 239000004480 active ingredient Substances 0.000 description 1
- 239000008186 active pharmaceutical agent Substances 0.000 description 1
- 150000008044 alkali metal hydroxides Chemical class 0.000 description 1
- 229940100198 alkylating agent Drugs 0.000 description 1
- 239000002168 alkylating agent Substances 0.000 description 1
- 238000007112 amidation reaction Methods 0.000 description 1
- 150000001732 carboxylic acid derivatives Chemical group 0.000 description 1
- 239000007810 chemical reaction solvent Substances 0.000 description 1
- FOCAUTSVDIKZOP-UHFFFAOYSA-N chloroacetic acid Chemical class OC(=O)CCl FOCAUTSVDIKZOP-UHFFFAOYSA-N 0.000 description 1
- UKJLNMAFNRKWGR-UHFFFAOYSA-N cyclohexatrienamine Chemical group NC1=CC=C=C[CH]1 UKJLNMAFNRKWGR-UHFFFAOYSA-N 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 201000010099 disease Diseases 0.000 description 1
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 1
- 229940079593 drug Drugs 0.000 description 1
- 229940088679 drug related substance Drugs 0.000 description 1
- 238000007336 electrophilic substitution reaction Methods 0.000 description 1
- 150000002148 esters Chemical class 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 150000007529 inorganic bases Chemical class 0.000 description 1
- 238000011031 large-scale manufacturing process Methods 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- 230000010534 mechanism of action Effects 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- QABLOFMHHSOFRJ-UHFFFAOYSA-N methyl 2-chloroacetate Chemical compound COC(=O)CCl QABLOFMHHSOFRJ-UHFFFAOYSA-N 0.000 description 1
- 150000004702 methyl esters Chemical class 0.000 description 1
- VBEGHXKAFSLLGE-UHFFFAOYSA-N n-phenylnitramide Chemical compound [O-][N+](=O)NC1=CC=CC=C1 VBEGHXKAFSLLGE-UHFFFAOYSA-N 0.000 description 1
- 125000002560 nitrile group Chemical group 0.000 description 1
- 239000012454 non-polar solvent Substances 0.000 description 1
- 238000010899 nucleation Methods 0.000 description 1
- 150000007530 organic bases Chemical class 0.000 description 1
- 125000004095 oxindolyl group Chemical group N1(C(CC2=CC=CC=C12)=O)* 0.000 description 1
- 125000000636 p-nitrophenyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1*)[N+]([O-])=O 0.000 description 1
- 229910052763 palladium Inorganic materials 0.000 description 1
- 239000008194 pharmaceutical composition Substances 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 239000003586 protic polar solvent Substances 0.000 description 1
- 238000006476 reductive cyclization reaction Methods 0.000 description 1
- 150000003839 salts Chemical class 0.000 description 1
- 238000007127 saponification reaction Methods 0.000 description 1
- 229910052938 sodium sulfate Inorganic materials 0.000 description 1
- 235000011152 sodium sulphate Nutrition 0.000 description 1
- CGRKYEALWSRNJS-UHFFFAOYSA-N sodium;2-methylbutan-2-olate Chemical compound [Na+].CCC(C)(C)[O-] CGRKYEALWSRNJS-UHFFFAOYSA-N 0.000 description 1
- 238000006467 substitution reaction Methods 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- 229940124676 vascular endothelial growth factor receptor Drugs 0.000 description 1
- 239000003039 volatile agent Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D209/00—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D209/02—Heterocyclic compounds containing five-membered rings, condensed with other rings, with one nitrogen atom as the only ring hetero atom condensed with one carbocyclic ring
- C07D209/04—Indoles; Hydrogenated indoles
- C07D209/30—Indoles; Hydrogenated indoles with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, directly attached to carbon atoms of the hetero ring
- C07D209/32—Oxygen atoms
- C07D209/34—Oxygen atoms in position 2
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Indole Compounds (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Epidemiology (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Plural Heterocyclic Compounds (AREA)
- Heat Sensitive Colour Forming Recording (AREA)
Abstract
Un compuesto de la fórmula **(Ver fórmula)** en la que R1 representa un átomo de hidrógeno o un grupo Cl-CH2-CO, y R2 y R3 representan, cada uno, un átomo de hidrógeno, o R2 y R3, tomados conjuntamente, representan un grupo **(Ver fórmula)** , con la condición de que cuando R1 representa un átomo de hidrógeno, R2 y R3, tomados conjuntamente, representan un grupo **(Ver fórmula)**
Description
DESCRIPCIÓN
Derivados de indolinona y procedimiento para su fabricación
La presente invención se refiere a derivados de indolinona específicos, a saber, los compuestos de la fórmula
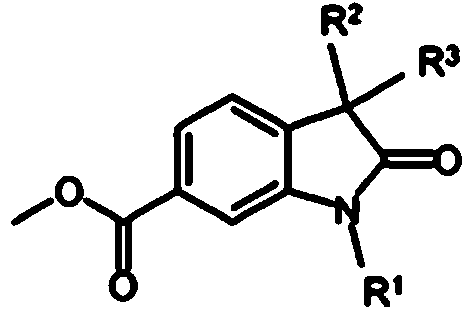
en los que R1 representa un átomo de hidrógeno o un grupo Cl-CH2-CO,
y R2 y R3 representan, cada uno, un átomo de hidrógeno o, tomados conjuntamente R2 y R3 representan un grupo

con la condición de que cuando R1 representa un átomo de hidrógeno, R2 y R3, juntos representan un grupo

y a un procedimiento para su fabricación.
Los derivados de indolinona mencionados anteriormente son intermedios útiles para la síntesis de sustancias farmacológicas tales como las que se describen, por ejemplo, en las siguientes solicitudes de patente: documentos WO 02/081445, WO 01/027081, WO 04/013099, WO 04/017948, WO 04/096224 y WO 06/067165. Estas solicitudes de patente describen sustancias farmacológicas y el uso de estas sustancias farmacológicas o de una sal farmacéuticamente aceptable de ellas, en una composición farmacéutica para tratar enfermedades oncológicas o no oncológicas, a través de la inhibición de la proliferación de las células diana, en solitario o en combinación con agentes terapéuticos adicionales. El mecanismo de acción por el que se produce la proliferación de células diana es, esencialmente, un mecanismo de inhibición de diversos receptores de tirosina quinasa y, en especial, una inhibición del receptor del factor de crecimiento endotelial vascular (VEGFR, por sus siglas en ingles).
Aun cuando las solicitudes de patente citadas más arriba describen ya un procedimiento para fabricar las sustancias farmacológicas, un objeto de la presente invención es un procedimiento nuevo y mejorado para la fabricación de intermedios útiles para la síntesis de dichas sustancias farmacológicas. Por consiguiente, el procedimiento según esta invención presenta, entre otras, las siguientes ventajas destacables cuando se le compara con los procedimientos previamente descritos en la técnica anterior.
Una primera ventaja es el mayor rendimiento global que se puede obtener por medio del procedimiento nuevo y mejorado. Este mayor rendimiento global representa una mejora de la eficiencia general del procedimiento. Esto implica también una ventaja económica.
Una segunda ventaja es que el procedimiento nuevo y mejorado según la presente invención es menos perjudicial para el medio ambiente que los procedimientos ya conocidos de la técnica anterior. Esta ventaja se debe al hecho de que las etapas del procedimiento se llevan a cabo a concentraciones más elevadas.
Una tercera ventaja que se puede señalar es la idoneidad para la producción a gran escala del procedimiento nuevo y mejorado según la presente invención. Esta idoneidad se distingue por la presencia de etapas de reacción robustas, es decir, etapas de reacción que son menos sensibles a las adiciones.
Estas ventajas aseguran la alta pureza necesaria del ingrediente farmacéuticamente activo.
El procedimiento según la presente invención se muestra en el siguiente Esquema de Síntesis General 1.

A lo largo de toda la presente invención se utiliza la siguiente nomenclatura.

De esta forma, de acuerdo con la presente invención, el procedimiento comprende las siguientes etapas.
I. Síntesis del 6-metoxicarbonil-2-oxindol
El 6-metoxicarbonil-2-oxindol se puede sintetizar según los procedimientos que se muestran en los siguientes esquemas de síntesis A o B. Estos procedimientos ya han sido descritos en la técnica anterior.
Esquema de síntesis A

Por lo tanto, el 6-metoxicarbonil-2-oxindol se puede obtener mediante un procedimiento de tres etapas, consistente en una esterificación del ácido 3-nitro-benzoico, seguida de una sustitución electrofílica por el uso del éster metílico del ácido cloroacético, que conduce al éster metílico del ácido 4-metoxicarbonil-metil-3-nitro-benzoico, y a una secuencia final de hidrogenación-amidación intramolecular.
Esquema de síntesis B

El 6-metoxicarbonil-2-oxindol se puede obtener también por el anterior procedimiento de cuatro etapas. Comenzando con la prolongación de cadena de 4-metil-3-nitrobenzonitrilo y la ciclación reductora del ácido (4-ciano-2-nitrofenil)acético resultante a la estructura de oxindol, la síntesis se finaliza con la saponificación del grupo nitrilo y la subsiguiente esterificación de la funcionalidad ácido carboxílico.
De forma alternativa, el 6-metoxicarbonil-2-oxindol se puede sintetizar también de acuerdo con el procedimiento de síntesis de 2-oxindoles que se describe en la patente de EE.UU. 6,469,181.
De manera alternativa, el 6-metoxicarbonil-2-oxindol se puede sintetizar según el procedimiento que se muestra en el siguiente esquema de síntesis C.
Esquema de síntesis C

Las etapas de este esquema de síntesis C se describirán adicionalmente en el siguiente Ejemplo 1 experimental, que no debe considerarse como una limitación de la presente invención.
lla. Reacción del 6-metoxicarbonil-2-oxindol con anhídrido cloroacético para obtener la "clorimida" (1-(cloroacetil)-2-oxoindolino-6-carboxilato de metilo)
La reacción de 6-metoxicarbonil-2-oxindol con anhídrido cloroacético, u otro derivado de ácido cloroacético adecuadamente activado, por ejemplo, cloruro de cloroacetilo, se lleva a cabo preferiblemente en un disolvente aprótico de alto punto de ebullición, por ejemplo, tolueno, xileno o acetato de butilo, a una temperatura desde aproximadamente 80 °C hasta aproximadamente 130 °C.
La cristalización se inicia por adición de un disolvente no polar, por ejemplo, ciclohexano o metilciclohexano, a una temperatura desde aproximadamente 80 °C hasta aproximadamente 100 °C, y se completa a una temperatura desde aproximadamente -5 °C hasta temperatura ambiente. El sólido se recoge, se lava preferiblemente con disolventes polares tales como alcoholes y, lo más preferiblemente, metanol, y se seca para dar el compuesto "clorimida".
Los agentes alquilantes tales como cloruro de cloroacetilo o anhídrido cloroacético se pueden adquirir en diferentes proveedores. Un proveedor de grandes cantidades de anhídrido cloroacético es, por ejemplo, SF-Chem (Suiza).
La anterior etapa de reacción IIa y el producto de la reacción, es decir, la "clorimida" (1-(cloroacetil)-2-oxoindolino-6-carboxilato de metilo), son también objetos de la presente invención.
llb. Reacción de la "clorimida" con ortobenzoato de trimetilo para obtener el "clorenol" (1-(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo)
La reacción del 1-(cloroacetil)-2-oxoindolina-6-carboxilato de metilo con ortobenzoato de trimetilo se lleva a cabo en un disolvente aprótico de alto punto de ebullición tal como acetato de butilo, W,W-dimetilformamida, xileno o, preferiblemente, tolueno, a temperaturas de aproximadamente 100 °C hasta aproximadamente 140 °C. La reacción está mediada por barredores de metanol tales como anhídrido acético. En el transcurso de la reacción, las partes volátiles se pueden retirar por destilación, con o sin sustitución de las partes separadas por el disolvente de reacción. La cristalización finaliza desde la temperatura ambiente hasta aproximadamente -10 °C. El sólido se recoge y se lava, preferiblemente con disolventes tales como tolueno, xileno y/o acetato etílico. Después de secar, se obtiene el compuesto "clorenol".
El anhídrido acético se puede adquirir en diferentes proveedores. El ortobenzoato de trimetilo se puede adquirir en AMI Drugs & Speciality Chemicals India Inc.
La anterior etapa de reacción IIb y el producto de la reacción, es decir, el "clorenol" (1-(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolino-6-carboxilato de metilo), son también objeto de la presente invención.
llc. Reacción del "clorenol" con bases para obtener el "enolindol" (3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo)
La descloroacetilación, catalizada por una base, del 1 -(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo se lleva a cabo en disolventes próticos tales como alcoholes, por ejemplo, isopropanol o, preferiblemente, metanol, a temperaturas desde aproximadamente 70 °C hasta temperatura ambiente. Como catalizadores, se pueden usar bases inorgánicas tales como hidróxidos de metales alcalinos, o bases orgánicas tales como metóxido sódico. La cristalización finaliza a temperatura ambiente hasta aproximadamente -10 °C. El sólido se recoge y se lava, preferiblemente con alcoholes y, lo más preferiblemente, con metanol. Después de secar, se obtiene el compuesto "enolindol".
La anterior etapa de reacción I Ic y el producto de la reacción, es decir, el"enolindol" (3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo), son también objeto de la presente invención.
Un primer objeto de la presente invención es, por lo tanto, un compuesto de la fórmula

en los que R1 representa un átomo de hidrógeno o un grupo Cl-CH2-CO,
y R2 y R3 representan, cada uno, un átomo de hidrógeno, o R2 y R3, tomados conjuntamente, representan un grupo

con la condición de que cuando R1 representa un átomo de hidrógeno, R2 y R3 , tomados conjuntamente, representan un grupo

Un objeto adicional de la presente invención es el compuesto de la fórmula

Un objeto adicional de la presente invención es el compuesto de la fórmula
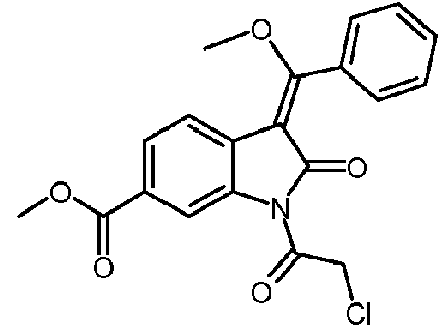
Un objeto adicional de la presente invención es el compuesto de la fórmula

Un objeto adicional de la presente invención es el siguiente procedimiento D para la fabricación de un compuesto de la fórmula
que comprende la etapa de descloroacetilación catalizada con una base de un compuesto de la fórmula

Un objeto adicional de la presente invención es el siguiente procedimiento D1, basado en el anterior procedimiento D, y en el que el compuesto de la fórmula

se obtiene haciendo reaccionar un compuesto de la fórmula

con un compuesto de la fórmula

Un objeto adicional de la presente invención es el siguiente procedimiento D2, basado en el anterior procedimiento D1, y en el que el compuesto de la fórmula

se obtiene haciendo reaccionar un compuesto de la fórmula

con un compuesto de la fórmula
Un objeto adicional de la presente invención es el siguiente procedimiento D3, basado en el anterior procedimiento D2, y en el que el compuesto de la fórmula

se obtiene por medio de las etapas siguientes:
(i) esterificación de un compuesto de la fórmula

para obtener un compuesto de la fórmula

(ii) hacer reaccionar el compuesto de la reacción (i) con éster dimetílico de ácido malónico, para obtener un compuesto de la fórmula

(iii) llevar a cabo una ciclación del producto de la reacción (ii) mediante una reacción de hidrogenación. Un objeto adicional de la presente invención es un procedimiento para fabricar un compuesto de la fórmula

que comprende la etapa de hacer reaccionar un compuesto de la fórmula
con un compuesto de la fórmula

Un objeto adicional de la presente invención es un procedimiento para fabricar un compuesto de la fórmula

que comprende la etapa de hacer reaccionar un compuesto de la fórmula

con un compuesto de la fórmula
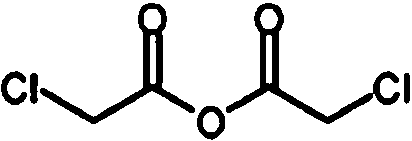
La presente invención se describirá con mayor detalle a continuación por medio de ejemplos, que son ilustrativos de realizaciones adicionales y no se deben considerar limitaciones de la invención.
En los siguientes ejemplos, se describe la síntesis de la sustancia farmacológica 3-Z-[1 -(4-(N-((4-metil-piperazin-1 -il)-metilcarbonil)-N-metil-aniino)-anilino)-1-fenilmetilen]-6-metoxicarbonil-2-indolinona, que se describe en los documentos WO 01/027081, WO 04/013099, WO 04/017948, WO 04/096224 y WO 06/067165.
Esta síntesis se lleva a cabo de acuerdo con el siguiente Esquema General de Síntesis 2.

En el anterior Esquema General de Síntesis 2 y en los Ejemplos siguientes, se utiliza la siguiente nomenclatura.

Ejemplo 1: Síntesis de 6-metoxicarbonil-2-oxindol según el procedimiento que se muestra en el esquema de síntesis C. Síntesis de éster metílico del ácido 4-cloro-3-nitro-benzoico
Se suspenden 20 kg de ácido 4-cloro-3-nitro-benzoico (99,22 mol) en 76 L de metanol. En el plazo de 15 min se agregan 5,9 kg de cloruro de tionilo (49,62 mol) y se somete a reflujo durante aproximadamente 3 horas. Después de enfriar a aproximadamente 5°C, el producto se aísla por centrifugación y se seca a 45°C.
Rendimiento: 19,0 kg (88,8% de la cantidad teórica)
Pureza (HPLC): 99,8%
Síntesis de éster dimetílico del ácido [4-(metoxicarbonil)-2-nitrofenil]-propanodioico
A una solución caliente (75°C) de 10,73 kg de terc-amilato sódico (97,41 mol) en 35 L de 1 -metil-2-pirrolidinona (NMP) se agregan 12,87 kg de éster dimetílico del ácido malónico (97,41mol). A 75°C se agrega una solución de 10 kg de éster metílico del ácido 4-cloro-3-nitro-benzoico (46,38mol) en 25 L de 1 -metil-2-pirrolidinona. Después de agitar durante 1,5 horas a aproximadamente 75°C y enfriar a 20°C, se acidifica la mezcla con 100 L de ácido clorhídrico diluido a pH 1. Después de agitar durante 1,5 horas a aproximadamente 5°C, se aísla el producto por centrifugación y secado a 40°C.
Rendimiento: 13,78 kg (95,4% de la cantidad teórica)
Pureza (HPLC): 99,9%
Síntesis de 6-metoxicarbonil-2-oxindol
Una solución de 13 kg de éster dimetílico del ácido [4-(metoxicarbonil)-2-nitrofenil]-propanodioico (41,77 mol) en 88 L de ácido acético se hidrogena a 45°C y bajo 2,8-3,5 kg/cm2 (40-50 psi) en presencia de 1,3 kg de Pd/C al 10%. Después de la detención de la hidrogenación, la reacción se calienta hasta 115°C durante 2 horas. El catalizador se retira por filtración y se agregan 180 L de agua a aproximadamente 50°C. El producto se aísla después de enfriar a 5°C, centrifugar y secar a 50°C.
Rendimiento: 6,96 kg (87,2% de la cantidad teórica)
Pureza (HPLC): 99,8%
Ejemplo 2: Síntesis de "clorimida" (1-(cloroacetil)-2-oxoindolina-6-carboxilato de metilo)

Se suspende 6-metoxicarbonil-2-oxindol (400 g; 2,071 mol) en tolueno (1200 mL) a temperatura ambiente. A esta suspensión se agrega anhídrido cloroacético (540 g; 3,095 mol). La mezcla se calienta a reflujo durante 3 horas, se enfría, entonces, a 80 °C y se agrega metilciclohexano (600 mL) en un plazo de 30 min. La suspensión resultante se continúa enfriando hasta temperatura ambiente en un plazo de 60 min. Se separa el licor madre y el sólido se lava con metanol helado (400 mL). Los cristales se secan para dar 515,5 g (93,5 %) del compuesto "clorimida" en forma de sólido de color blanco. 1H-RMN (500 MHz, DMSO-d6) 5: 8,66 (s, 1 H, 6-H); 7,86 (d, J= 8,3 Hz, 1 H, 8-H); 7,52 (d, J = 8,3 Hz, 1 H, 9-H); 4,98 (s, 2 H, 15-H2); 3,95 (s, 3 H, 18-Ha); 3,88 (s, 2 H, 3-H2). 13C-RMN (126 MHz, DMSO-ds) 5: 174,7 (C-2); 36,0 (C-3); 131,0 (C-4); 140,8 (C-5); 115,7 (C-6); 128,9 (C-7); 126,1 (C-8); 124,6 (C-9); 166,6 (C-10); 165,8 (C-13); 46,1 (C-15); 52,3 (C-18). EM: m/z 268 (M+H)+. Anál. calculado para C12H1üCINO4: C, 53,85; H, 3,77; Cl, 13,25; N, 5,23. Experimental: C, 52,18; H, 3,64; Cl, 12,89; N, 5,00.
Método 2
Se suspende 6-metoxicarbonil-2-oxindol (10 g; 0,052 mol) en acetato de n-butilo (25 mL) a temperatura ambiente. A esta suspensión se agrega, en el plazo de 3 min, una solución de anhídrido cloroacético (12,8 g; 0,037 mol) en acetato de n-butilo (25 mL). La mezcla se calienta a reflujo durante 2 h, seguidamente se enfría a 85 °C y se agrega metilciclohexano (20 mL). La suspensión resultante se sigue enfriando hasta temperatura ambiente y se agita durante 2 h adicionales. Se separa el licor madre y el sólido se lava con metanol (400 mL) a temperatura ambiente. Los cristales se secan para dar 12,7 g (91,5 %) del compuesto "clorimida" en forma de sólido ligeramente amarillo.
Ejemplo 3: Síntesis del "clorenol" (1-(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo)

Método 1
Se suspende 1-(cloroacetil)-2-oxoindolina-6-carboxilato de metilo (12,0 g; 0,045 mol) en tolueno (60 mL) a temperatura ambiente. A esta suspensión se agrega anhídrido acético (16,2 g; 0,157 mol). La mezcla se calienta a no menos de 104 °C y se agrega ortobenzoato de trimetilo (20,0 g; 0,108 mol) en el plazo de 60 min. Durante el período de adición y subsiguiente agitación a la misma temperatura durante 3 h, se retiran por destilación los elementos volátiles de la mezcla de reacción. La concentración de la mezcla de reacción se mantiene constante por medio de la sustitución de la parte destilada por tolueno (40 mL). La mezcla se enfría a 5 °C, se agita durante 1 h adicional y se filtra. Subsiguientemente, el sólido se lava con tolueno (14 mL) y con una mezcla de tolueno (8 mL) y acetato etílico (8 mL). Después de secar, se aíslan 16,3 g (91,7 %) del compuesto "clorenol" en forma de cristales de color ligeramente amarillo. 1H-RMN (500 MHz, DMSO-ds) 5: 8,73 (d, J = 1,5 Hz, 1 H, 6-H); 8,09 (d, J = 8,0 Hz, 1 H, 9-H); 7,90 (dd, J = 8,1; 1,5 Hz, 1 H, 8-H); 7,61 - 7,48 (m, 5 H, 21-H, 22-H, 23-H, 24-H, 25-H); 4,85 (s, 2 H, 18-H2); 3,89 (s, 3 H, 27-Ha);
3,78 (s, 3 H, 15-H3). 13C-RMN (126 MHz, DMSO-ds) 5: 165,9 (C-2 C16); 103,9 (C-3); 127,4; 128,6; 130,0; 135,4 (C-4 C-5 C-7 C-20); 115,1 (C-6); 126,1 (C-8); 122,5 (C-9); 166,7 (C-10); 173,4 (C-13); 58,4 (C-15); 46,4 (C-18); 128,6 (C-21 C-22 C-24 C-25); 130,5 (C-23); 52,2 (C-27). EM: m/z 386 (M+H)+. Anál. calculado para Ca r ^ a ClNOs : C, 62,27; H, 4,18; Cl, 9,19; N, 3,63. Experimental: C, 62,21; H, 4,03; Cl, 8,99; N, 3,52.
Método 2
Se suspende 1-(doroacetil)-2-oxoindolina-6-carboxilato de metilo (12,0 g; 0,045 mol) en xileno (60 mL) a temperatura ambiente. A esta suspensión se agrega anhídrido acético (16,2 g; 0,157 mol). La mezcla se calienta a reflujo, se agrega ortobenzoato de trimetilo (20,0 g; 0,108 mol) en el plazo de 40 min, y se mantiene el calentamiento durante 4 h adicionales. La mezcla se enfría a 0 °C y se separar el licor madre. Subsiguientemente, el sólido de lava con xileno (14 mL) y una mezcla de xileno (8 mL) y acetato etílico (8 mL). Después de secar, se aíslan 14,3 g (81,0 %) del compuesto "clorenol" en forma de cristales de color amarillo.
Método 3
Se suspende 1-(cloroacetil)-2-oxoindolina-6-carboxilato de metilo (12,0 g; 0,045 mol) en tolueno (60 mL) a temperatura ambiente. A esta suspensión se agrega anhídrido acético (16,2 g; 0,157 mol). La mezcla se calienta a reflujo, se agrega ortobenzoato de trimetilo (20,0 g; 0,108 mol) en el plazo de 40 min y se mantiene el calentamiento durante 3 h adicionales. La mezcla se enfría a 0 °C y se separar el licor madre. Subsiguientemente, el sólido se lava con tolueno (14 mL) y una mezcla de tolueno (8 mL) y acetato etílico (8 mL). Después de secar, se aíslan 15,3 g (87,3 %) del compuesto "clorenol" en forma de cristales de color pardo-amarillento.
Ejemplo 4: Síntesis de "enolindole" (3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo)

Se agrega una solución de hidróxido de potasio (0,41 g, 0,006 mol) en metanol (4 mL) a 63 °C a una suspensión de 1-(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo (8,0 g; 0,020 mol) en metanol (32 mL) C. A continuación, la mezcla se agita durante 30 min, se enfría a 0 °C y se mantiene la agitación durante 2 h. Después de filtrar, el sólido se lava con metanol (24 mL) y se seca para dar 6,0 g (94,6 %) del compuesto "enolindole" en forma de cristales de color amarillo. 1H-RMN (500 MHz, CDCh ) 5: 8.08 (s, 1 H, 1-H); 7,88 (d, J = 7,8 Hz, 1 H, 9-H); 7,75 (m, 1 H, 8-H); 7,52 - 7,56 (m, 3 H, 18-H, 19-H, 20-H); 7,40 - 7,45 (m, 3 H, 6-H, 17-H, 21-H); 3,92 (s, 3 H, 23-Ha); 3,74 (s, 3 H, 13-Ha). 13C-RMN (126 MHz, CDCla) 5: 168,8 (C-2); 107,4 (C-3); 130,8 (C-4); 138,2 (C-5); 109,4 (C-6); 128,2 y 128,3 (C-7, C-16); 123,5 (C-8); 123,1 (C-9); 170,1 (C-11); 57,6 (C-13); 167,2 (C-14); 128,7 y 128,9 (C-17, C-18, C-20, C-21); 130,5 (C-19); 52,1 (C-23). MS (m/z): 310 (M+H)+; Anál. calculado para C18H15NO4: C, 69,89; H, 4,89; N, 4,53. Experimental: C, 69,34; H, 4,92; N, 4,56.
Método 2
Una suspensión de 1-(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo (7,0 g; 0,018 mol) en metanol (28 mL) se calienta a reflujo. En un plazo de 3 min se agrega una solución de metóxido sódico en metanol (0,24 g, 30 % (en peso), 0,001 mol) a esta suspensión. A continuación, la mezcla se agita durante 30 min, se enfría a 5 °C y se mantiene la agitación durante 2 h. Después de filtrar, el sólido se lava con metanol (9 mL) y se seca para dar 5,4 g (89,7 %) del compuesto "enolindole" en forma de cristales de color amarillo.
Método 3
Una suspensión de 1-(cloroacetil)-3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo (8,0 g; 0,021 mol) en metanol (32 mL) se calienta a reflujo. Se agrega, gota a gota, una solución de metóxido sódico en metanol (0,74 g, 30 % (en peso), 0,004 mol), diluida adicionalmente con metanol (4 mL), a esta suspensión. A continuación, la mezcla se agita durante 90 min, se enfría a 0 °C y se mantiene la agitación durante 2 h. Después de filtrar, el sólido se lava con metanol (24 mL) y se seca para dar 5,9 g (91,2 %) del compuesto "enolindole" en forma de cristales de color amarillo.
Ejemplo 5: Síntesis de "chloroacetyl" (N-(4-nitroanilino)-N-metil-2-cloroacetamida)

Una suspensión de W-metil-4-nitroanilina (140 g; 0,920 mol) en acetato etílico (400 mL) se calienta a 70 °C. En el plazo de 90 min, se agrega cloruro de cloroacetilo (114 g; 1,009 mol) a esta suspensión. A continuación, la solución resultante se somete a reflujo durante 1 h, se enfría a 60 °C y se agrega metilciclohexano (245 mL). La suspensión se enfría adicionalmente a 0 °C y se agita durante 1 h adicional. La mezcla de reacción se filtra, se lava con metilciclohexano (285 mL), y el precipitado se seca para dar 210,4 g (92,7 %) del compuesto "chloroacetyl" en forma de cristales de color blanco. 1H-RMN (500 MHz, DMSO-d6) 5: 8,29 (d, J = 8,5 Hz, 2 H, 1-H 3-H); 7,69 (d, J = 8,5 Hz, 2 H, 4-H 6-H); 4,35 (s, 2 H, 9-H2); 3,33 (s, 3 H, 12-Ha). 13C-RMN (126 MHz, DMSO-d6) 5: 124,6 (C-1 C-3); 145,6 (C-2); 127,4 (C-4 C-6); 148,6 (C-5); 165,6 (C-8); 42,7 (C-9); 37,2 (C-12).MS (m/z): 229 (M+H)+; Anál. calculado para CgHgC l^ O a: C, 47,28; H, 3,97; N, 12,25. Experimental: C, 47,26; H, 3,99; Cl, 15,73; N, 12,29.
Método 2
Una suspensión de W-metil-4-nitroanilina (20,0 g; 0,131 mol) en acetato etílico (20 mL) se calienta a 60 °C. En un plazo de 15 min, se agrega a esta suspensión una solución de anhídrido cloroacético (26,0 g; 0,151 mol) en acetato etílico (60 mL). A continuación, la solución resultante se somete a reflujo durante 1 h, se enfría a 75 °C y se agrega metilciclohexano (80 mL). Después de sembrar a 60 °C, la suspensión se enfría, adicionalmente, a 0 °C y se agita durante 1 h adicional. La mezcla de reacción se filtra, se lava con metilciclohexano (40 mL) y el precipitado se seca para dar 25,9 g (83,3 %) del compuesto "chloroacetyl" en forma de cristales de color gris.
Ejemplo 6: Síntesis de "nitroaniline" (N-(4-nitrofenil)-N-metil-2-(4-metilpiperazin-1-il)acetamida) y de "aniline" (N-(4-aminofenil)-N-metil-2-(4-metilpiperazin-1-il)acetamida)

Una suspensión de N-(4-nitroanilino)-N-metil-2-cloro-acetamida (20,0 g; 0,087 mol) en tolueno (110 mL) se calienta a 40 °C. En un plazo de 30 min, se agrega, gota a gota, 1-metilpiperazina (21,9 g; 0,216 mol). Después de purgar en embudo de goteo con tolueno (5 mL) la mezcla de reacción se agita durante 2 h a 55 °C, se enfría a temperatura ambiente y se lava con agua (15 mL). La capa orgánica se diluye con isopropanol (100 mL) y se agrega Pd/C (al 10%; 1,0 g). Después de la subsiguiente hidrogenación (H2, 4 bar) a 20 °C, se retira el catalizador. A 50°C se evaporan aproximadamente las 4/5 artes del volumen de la solución resultante. El residuo remanente se disuelve en acetato
etílico (20 mL) y tolueno (147 mL), se calienta a 80 °C, se enfría luego a 55 °C y se siembra. La mezcla de reacción se enfría adicionalmente a 0 °C y se agita durante 3 h a esa misma temperatura. Después de filtrar, el sólido se lava con tolueno helado (40 mL) y se seca para dar 20,2 g (88,0 %) del compuesto "aniline" en forma de cristales de color blanco. 1H-RMN (500 MHz, DMSO-d6) 5: 6,90 (d, J = 8,5 Hz, 2 H, 4-H 6-H); 6,65 (d, J = 8,5 Hz, 2 H, 1-H 3-H); 5,22 (2 H, 19-H2); 3,04 (s, 3 H, 9-H3); 2,79 (s, 2 H, 11-H2); 2,32 (m, 4 H, 13-H2 + 17-H2); 2,23 (m, 4 H, 14-H2 + 16-H2); 2,10 (s, 3 H, 18-Ha). 13C-RMN (126 MHz, DMSO-d6) 5: 114,0 (C-1 C-3); 148,0 (C-2); 127,6 (C-4 C-6); 131,5 (C-5); 168,9 (C-8); 36,9 (C-9); 58,5 (C-11); 52,4 (C-13 C-17); 54,6 (C-14 C-16); 45,7 (C-18). MS (m/z): 263 (M+H)+; Anál. calculado para C 14H22N4O: C, 64,09; H, 8,45; N, 21,36. Experimental: C, 64,05; H, 8,43; N, 21,39.
Método 2
Una suspensión de N-(4-nitroanilino)-N-metil-2-cloro-acetamida (14,5 g; 0,063 mol) en acetato etílico (65 mL) se calienta a 40 °C. En un plazo de 30 min, se agrega, gota a gota, 1-metilpiperazina (15,8 g; 0,156 mol). Después de purgar el embudo de goteo con acetato etílico (7 mL), la mezcla de reacción se agita a 50 °C durante 90 min, se enfría a temperatura ambiente y se lava con agua (7 mL). La capa orgánica se diluye con isopropanol (75 mL) y se seca sobre sulfato sódico. Después de separar el sólido, se agrega Pd/C (al 10%; 2,0 g) y la solución se hidrogena (H2, 5 bar) a temperatura ambiente sin enfriar. Subsiguientemente, se retira el catalizador por filtración y el disolvente se evapora a 60 °C. El residuo remanente se disuelve el acetato etílico (250 mL) y recristaliza. Después de filtrar y secar, se aíslan 10,4 g (60,4 %) del compuesto "aniline" en forma de cristales de color blanco.
Ejemplo 7: Síntesis de "anilino" (3-Z-[1-(4-(N-((4-metil-piperazin-1-il)-metilcarbonil)-N-metil-amino)-anilino)-1-fenil-

Se calienta a reflujo una suspensión de 3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo (10,0 g; 0,032 mol) y N-(4-aminofenil)-N-metil-2-(4-metilpiperazin-1-il)acetamida (8,6 g; 0,032 mol) en una mezcla de metanol (72 mL) y N,N-dimetilformamida (18 mL). Después de 7 h de tratamiento a reflujo, la suspensión se enfría a 0 °C y se mantiene la agitación durante 2 h adicionales. El sólido se filtra, se lava con metanol (40 mL), y se seca para dar 15,4 g (88,1 %) de compuesto "anilino" en forma de cristales de color amarillo. 1H-RMN (500 MHz, DMSO-d6) 5: 11,00 (s, 1 H, 23-H); 12,23 (s, 19-H); 7,61 (t; J = 7,1 Hz, 1 H, 33-H); 7,57 (t, J = 7,5 Hz, 2 H, 32-H 34-H); 7,50 (d, J = 7,7 Hz, 2 H, 31 -H 35-H); 7,43 (d, J = 1,6 Hz, 1 H, 29-H); 7,20 (dd, J = 8,3; 1,6 Hz, 1 H, 27-H); 7,13 (d, J = 8,3 Hz, 2 H, 14-H 18-H); 6,89 (d, 8,3 Hz, 2 H, 15-H 17-H); 5,84 (d, J = 8,3 Hz, 1 H, 26-H); 3,77 (s, 3 H, 40-Ha); 3,06 (m, 3 H, 12-Ha); 2,70 (m, 2 H, 8-H2); 2,19 (m, 8 H, 2-H2, 3-H2, 5-H2, 6-H2); 2,11 (s, 3 H, 7-Ha). 13C-RMN (126 MHz, DMSO-ds) 5: 54,5 (C-2 C-6); 52,2 (C-3 C-5); 45,6 (C-7); 59,1 (C-8); 168,5 (C-9); 36,6 (C-12); 140,1 (C-13); 127,6 (C-14 C-18); 123,8 (C-17 C-15); 137,0 (C-16); 158,3 (C-20); 97,5 (C-21); 170,1 (C-22); 136,2 (C-24); 128,9 (C-25); 117,2 (C-26); 121,4 (C-27); 124,0(C-28); 109,4 (C-29); 131,9 (C-30); 128,4 (C-31+ C-35); 129,4 (C-32 C-34); 130,4 (C-33); 166,3 (C-37); 51,7 (C-40). Ms (m/z): 540 (M+H)+; Anál. calculado para C31H33N5O4: C, 69,00; H, 6,16; N, 12,98. Experimental: C, 68,05; H, 6,21; N, 12,81.
Método 2
Se calienta a reflujo durante 7,5 h una suspensión de 3-[metoxi(fenil)metilen]-2-oxoindolina-6-carboxilato de metilo (20,0 g; 0,064 mol) y N-(4-aminofenil)-N-metil-2-(4-metilpiperazin-1-il)acetamida (17,1 g; 0,065 mol) en metanol (180 mL). La suspensión resultante se enfría a 10 °C en el plazo de 1 h y se mantiene la agitación durante 1 h adicional. Después de filtrar, el sólido se lava con metanol helado (80 mL), y se seca para dar 31,0 g (89,0 %) del compuesto "anilino" en forma de cristales de color amarillo.
Claims (10)
1. Un compuesto de la fórmula

en la que R1 representa un átomo de hidrógeno o un grupo CI-CH2-CO,
y R2 y R3 representan, cada uno, un átomo de hidrógeno, o R2 y R3, tomados conjuntamente, representan un grupo

con la condición de que cuando R1 representa un átomo de hidrógeno, R2 y R3, tomados conjuntamente, representan un grupo

2. Un compuesto de la reivindicación 1, en donde el compuesto es

3. Un compuesto de reivindicación 1, en donde el compuesto es

4, Un compuesto de la reivindicación 1, en donde el compuesto es

5. Procedimiento para fabricar un compuesto de la fórmula

que comprende la etapa de descloroacetilación catalizada con una base de un compuesto de la fórmula

6. Procedimiento según la reivindicación 5, en el que el compuesto de la fórmula

se obtiene haciendo reaccionar un compuesto de la fórmula

con un compuesto de la fórmula

7. Procedimiento según la reivindicación 6, en el que el compuesto de la fórmula

se obtiene haciendo reaccionar un compuesto de la fórmula
con un compuesto de la fórmula
C'\j^0X/C'
8. Procedimiento según la reivindicación 7, en el que el compuesto de la fórmula

se obtiene por medio de las etapas siguientes:
(i) esterificación de un compuesto de la fórmula

para obtener un compuesto de la fórmula

(ii) hacer reaccionar el compuesto de la reacción (i) con éster dimetílico de ácido malónico, para obtener un compuesto de la fórmula

(iii) llevar a cabo una ciclación del producto de la reacción (ii) mediante una reacción de hidrogenación.
9. Procedimiento para fabricar un compuesto de la fórmula

que comprende la etapa de hacer reaccionar un compuesto de la fórmula
con un compuesto de la fórmula

10. Procedimiento para fabricar un compuesto de la fórmula

que comprende la etapa de hacer reaccionar un compuesto de la fórmula

con un compuesto de la fórmula

Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP07122123 | 2007-12-03 | ||
| PCT/EP2008/066581 WO2009071524A2 (en) | 2007-12-03 | 2008-12-02 | Indolinone derivatives and process for their manufacture |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2818993T3 true ES2818993T3 (es) | 2021-04-14 |
Family
ID=40718253
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES08857503T Active ES2818993T3 (es) | 2007-12-03 | 2008-12-02 | Derivados de indolinona y procedimiento para su fabricación |
Country Status (35)
| Country | Link |
|---|---|
| US (1) | US8067617B2 (es) |
| EP (1) | EP2229360B1 (es) |
| JP (2) | JP5933924B2 (es) |
| KR (2) | KR101712810B1 (es) |
| CN (1) | CN101883755B (es) |
| AR (1) | AR069531A1 (es) |
| AU (1) | AU2008333287B2 (es) |
| BR (1) | BRPI0819991B1 (es) |
| CA (1) | CA2705490C (es) |
| CL (1) | CL2008003599A1 (es) |
| CO (1) | CO6210751A2 (es) |
| CY (1) | CY1123333T1 (es) |
| DK (1) | DK2229360T3 (es) |
| EA (1) | EA016196B1 (es) |
| EC (1) | ECSP10010195A (es) |
| ES (1) | ES2818993T3 (es) |
| HR (1) | HRP20201480T1 (es) |
| HU (1) | HUE051550T2 (es) |
| IL (1) | IL205348A (es) |
| LT (1) | LT2229360T (es) |
| MA (1) | MA31989B1 (es) |
| MX (1) | MX2010005557A (es) |
| MY (1) | MY148574A (es) |
| NZ (1) | NZ585798A (es) |
| PE (1) | PE20091445A1 (es) |
| PL (1) | PL2229360T3 (es) |
| PT (1) | PT2229360T (es) |
| RS (1) | RS60818B1 (es) |
| SI (1) | SI2229360T1 (es) |
| TN (1) | TN2010000248A1 (es) |
| TW (1) | TWI432415B (es) |
| UA (1) | UA97872C2 (es) |
| UY (1) | UY31506A1 (es) |
| WO (1) | WO2009071524A2 (es) |
| ZA (1) | ZA201002723B (es) |
Families Citing this family (23)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| PE20091445A1 (es) * | 2007-12-03 | 2009-10-19 | Boehringer Ingelheim Int | Derivados de indolinona y procedimiento para su fabricacion |
| US20170065529A1 (en) | 2015-09-09 | 2017-03-09 | Boehringer Ingelheim International Gmbh | Pharmaceutical dosage form for immediate release of an indolinone derivative |
| WO2012068441A2 (en) | 2010-11-19 | 2012-05-24 | Ratiopharm Gmbh | Intedanib salts and solid state forms thereof |
| CN103787949A (zh) * | 2012-10-31 | 2014-05-14 | 韩冰 | 一类保护移植器官的化合物及其用途 |
| US20140350022A1 (en) | 2013-05-10 | 2014-11-27 | Boehringer Ingelheim International Gmbh | Efficacious treatment of NSCLC and predictive clinical marker of the responsiveness of a tumour to a treatment |
| CA3280124A1 (en) | 2013-07-31 | 2025-10-31 | Avalyn Pharma Inc. | Aerosol imatinib compounds and uses thereof |
| US20140342772A1 (en) * | 2013-09-12 | 2014-11-20 | Bandwidth.Com, Inc. | Predictive Caching of IP Data |
| CN104262232B (zh) * | 2014-09-09 | 2016-05-04 | 苏州明锐医药科技有限公司 | 尼泰达尼的制备方法 |
| CN105712923A (zh) * | 2014-12-03 | 2016-06-29 | 江苏先声药业有限公司 | 一种尼达尼布杂质及其制备方法与应用 |
| WO2016178064A1 (en) | 2015-05-06 | 2016-11-10 | Suven Life Sciences Limited | Polymorph of nintedanib ethanesulphonate, processes and intermediates thereof |
| CN105001143A (zh) * | 2015-07-24 | 2015-10-28 | 南京正大天晴制药有限公司 | 一种制备高纯度乙磺酸尼达尼布的方法 |
| WO2017077551A2 (en) | 2015-11-03 | 2017-05-11 | Mylan Laboratories Limited | An amorphous nintedanib esylate and solid dispersion thereof |
| WO2017198202A1 (zh) * | 2016-05-19 | 2017-11-23 | 上海诚妙医药科技有限公司 | 尼达尼布的新晶型及其制备方法及其用途 |
| CN106543069A (zh) * | 2016-09-20 | 2017-03-29 | 北京万全德众医药生物技术有限公司 | 6‑甲氧基羰基‑2‑氧代二氢吲哚的制备 |
| CN108610308A (zh) * | 2016-12-09 | 2018-10-02 | 上海奥博生物医药技术有限公司 | 一锅法制备尼达尼布中间体的方法 |
| CN106841495B (zh) * | 2017-04-21 | 2018-05-11 | 常州佳德医药科技有限公司 | 乙磺酸尼达尼布中基因毒性杂质的高灵敏度分析方法 |
| WO2019048974A1 (en) * | 2017-09-06 | 2019-03-14 | Glenmark Pharmaceuticals Limited | Process for the preparation of nintedanib |
| JP7382317B2 (ja) | 2017-11-17 | 2023-11-16 | フェルミオン オサケ ユキチュア | ニンテダニブを製造するための中間体として公知の2-インドリノン誘導体の合成 |
| CN110746378B (zh) * | 2018-12-03 | 2021-11-05 | 江苏豪森药业集团有限公司 | 一种胺基中间体的制备方法 |
| CN111377845A (zh) * | 2018-12-27 | 2020-07-07 | 江苏先声药业有限公司 | 3-(二甲氨基(苯基)亚甲基)-2-氧化吲哚-6-羧酸甲酯及其制备方法与应用 |
| CN111662223B (zh) * | 2019-03-08 | 2023-07-14 | 四川科伦药物研究院有限公司 | 二氢吲哚酮衍生物及其中间体的制备方法 |
| CA3191013A1 (en) * | 2020-08-07 | 2022-02-10 | Bdr Lifesciences Private Limited | An improved highly efficient process for the prepration of nintedanib and pharmaceutically acceptable salt thereof |
| CN116947732A (zh) * | 2023-07-28 | 2023-10-27 | 江苏阿尔法药业股份有限公司 | 一种尼达尼布中间体的合成方法 |
Family Cites Families (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS4876863A (es) * | 1972-01-22 | 1973-10-16 | ||
| US6469181B1 (en) * | 1995-01-30 | 2002-10-22 | Catalytica, Inc. | Process for preparing 2-oxindoles and N-hydroxy-2-oxindoles |
| GB9516943D0 (en) * | 1995-08-18 | 1995-10-18 | Cancer Soc Auckland Div Nz Inc | Novel cyclopropylindoles and their secoprecursors,and their use as prodrugs |
| CN1319090A (zh) | 1998-09-25 | 2001-10-24 | 贝林格尔英格海姆法玛公司 | 新的取代的二氢吲哚酮、它们的制备方法和它们作为药物的用途 |
| US7291641B2 (en) * | 1999-10-11 | 2007-11-06 | Societe De Conseils De Recherches Et D'applications Scientifiques (S.C.R.A.S.) | Derivatives of heterocycles with 5 members, their preparation and their use as medicaments |
| UA75054C2 (uk) * | 1999-10-13 | 2006-03-15 | Бьорінгер Інгельхайм Фарма Гмбх & Ко. Кг | Заміщені в положенні 6 індолінони, їх одержання та їх застосування як лікарського засобу |
| DE10117204A1 (de) * | 2001-04-06 | 2002-10-10 | Boehringer Ingelheim Pharma | In 6-Stellung substituierte Indolinone, ihre Herstellung und ihre Verwendung als Arzneimittel |
| DE10233500A1 (de) * | 2002-07-24 | 2004-02-19 | Boehringer Ingelheim Pharma Gmbh & Co. Kg | 3-Z-[1-(4-(N-((4-Methyl-piperazin-1-yl)-methylcarbonyl)-N-methyl-amino)-anilino)-1-phenyl-methylen]-6-methoxycarbonyl-2-indolinon-Monoethansulfonat und dessen Verwendung als Arzneimittel |
| US7148249B2 (en) | 2002-09-12 | 2006-12-12 | Boehringer Ingelheim Pharma Gmbh & Co. Kg | Indolinones substituted by heterocycles, the preparation thereof and their use as medicaments |
| CN101535302A (zh) * | 2006-11-06 | 2009-09-16 | 株式会社泰丽巴镠斯 | 新型羟基吲哚衍生物 |
| TR201802086T4 (tr) * | 2007-12-03 | 2018-03-21 | Boehringer Ingelheim Int | Bir indolinon türevinin imalatı için proses. |
| PE20091445A1 (es) * | 2007-12-03 | 2009-10-19 | Boehringer Ingelheim Int | Derivados de indolinona y procedimiento para su fabricacion |
-
2008
- 2008-12-01 PE PE2008002005A patent/PE20091445A1/es not_active Application Discontinuation
- 2008-12-01 UY UY31506A patent/UY31506A1/es not_active Application Discontinuation
- 2008-12-02 WO PCT/EP2008/066581 patent/WO2009071524A2/en not_active Ceased
- 2008-12-02 CA CA2705490A patent/CA2705490C/en active Active
- 2008-12-02 LT LTEP08857503.0T patent/LT2229360T/lt unknown
- 2008-12-02 ES ES08857503T patent/ES2818993T3/es active Active
- 2008-12-02 SI SI200832138T patent/SI2229360T1/sl unknown
- 2008-12-02 CN CN2008801190684A patent/CN101883755B/zh active Active
- 2008-12-02 KR KR1020157026969A patent/KR101712810B1/ko active Active
- 2008-12-02 BR BRPI0819991-4A patent/BRPI0819991B1/pt active IP Right Grant
- 2008-12-02 PT PT88575030T patent/PT2229360T/pt unknown
- 2008-12-02 HR HRP20201480TT patent/HRP20201480T1/hr unknown
- 2008-12-02 EP EP08857503.0A patent/EP2229360B1/en active Active
- 2008-12-02 DK DK08857503.0T patent/DK2229360T3/da active
- 2008-12-02 HU HUE08857503A patent/HUE051550T2/hu unknown
- 2008-12-02 KR KR1020107012251A patent/KR101676261B1/ko active Active
- 2008-12-02 MX MX2010005557A patent/MX2010005557A/es active IP Right Grant
- 2008-12-02 MY MYPI2010002337A patent/MY148574A/en unknown
- 2008-12-02 AR ARP080105254A patent/AR069531A1/es unknown
- 2008-12-02 UA UAA201007864A patent/UA97872C2/ru unknown
- 2008-12-02 RS RS20201116A patent/RS60818B1/sr unknown
- 2008-12-02 PL PL08857503T patent/PL2229360T3/pl unknown
- 2008-12-02 NZ NZ585798A patent/NZ585798A/en unknown
- 2008-12-02 JP JP2010535407A patent/JP5933924B2/ja active Active
- 2008-12-02 EA EA201000883A patent/EA016196B1/ru not_active IP Right Cessation
- 2008-12-02 US US12/745,788 patent/US8067617B2/en active Active
- 2008-12-02 TW TW097146808A patent/TWI432415B/zh not_active IP Right Cessation
- 2008-12-02 CL CL2008003599A patent/CL2008003599A1/es unknown
- 2008-12-02 AU AU2008333287A patent/AU2008333287B2/en active Active
-
2010
- 2010-04-19 ZA ZA2010/02723A patent/ZA201002723B/en unknown
- 2010-04-26 IL IL205348A patent/IL205348A/en active IP Right Grant
- 2010-05-21 EC EC2010010195A patent/ECSP10010195A/es unknown
- 2010-06-01 TN TN2010000248A patent/TN2010000248A1/fr unknown
- 2010-06-03 CO CO10067260A patent/CO6210751A2/es active IP Right Grant
- 2010-07-01 MA MA32974A patent/MA31989B1/fr unknown
-
2014
- 2014-10-27 JP JP2014218112A patent/JP6044025B2/ja active Active
-
2020
- 2020-09-08 CY CY20201100845T patent/CY1123333T1/el unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2658091T3 (es) | Procedimiento para la fabricación de un derivado de indolinona | |
| JP6044025B2 (ja) | インドリノン誘導体及びその製造方法 | |
| NZ249158A (en) | N-sulphonyl-2-oxindole derivatives and pharmaceutical compositions | |
| Priyanka et al. | Synthesis and evaluation of new isatin derivatives for cytotoxic activity | |
| HK1145682B (en) | Indolinone derivatives and process for their manufacture | |
| HK40069627A (en) | Modulators of ror-gamma | |
| Kılıklı | Development of New Synthetic Methodologies for Indole Derivatives |