ES2908224T3 - Derivados de dolastatina 10 y auristatinas - Google Patents
Derivados de dolastatina 10 y auristatinas Download PDFInfo
- Publication number
- ES2908224T3 ES2908224T3 ES18172389T ES18172389T ES2908224T3 ES 2908224 T3 ES2908224 T3 ES 2908224T3 ES 18172389 T ES18172389 T ES 18172389T ES 18172389 T ES18172389 T ES 18172389T ES 2908224 T3 ES2908224 T3 ES 2908224T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- mmol
- equiv
- methyl
- methoxy
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- OFDNQWIFNXBECV-VFSYNPLYSA-N dolastatin 10 Chemical class CC(C)[C@H](N(C)C)C(=O)N[C@@H](C(C)C)C(=O)N(C)[C@@H]([C@@H](C)CC)[C@H](OC)CC(=O)N1CCC[C@H]1[C@H](OC)[C@@H](C)C(=O)N[C@H](C=1SC=CN=1)CC1=CC=CC=C1 OFDNQWIFNXBECV-VFSYNPLYSA-N 0.000 title description 6
- 150000001875 compounds Chemical class 0.000 claims abstract description 388
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 44
- 229920006395 saturated elastomer Polymers 0.000 claims abstract description 26
- 150000003839 salts Chemical class 0.000 claims abstract description 16
- 125000004432 carbon atom Chemical group C* 0.000 claims abstract description 15
- 239000012453 solvate Substances 0.000 claims abstract description 8
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims abstract description 4
- 125000000335 thiazolyl group Chemical group 0.000 claims abstract description 4
- 125000001183 hydrocarbyl group Chemical group 0.000 claims abstract 3
- 229930195734 saturated hydrocarbon Natural products 0.000 claims abstract 2
- 229930195735 unsaturated hydrocarbon Natural products 0.000 claims abstract 2
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 claims description 210
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 68
- 238000000034 method Methods 0.000 claims description 44
- -1 taxoter Chemical compound 0.000 claims description 37
- 206010028980 Neoplasm Diseases 0.000 claims description 11
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 claims description 10
- 201000011510 cancer Diseases 0.000 claims description 8
- 238000006467 substitution reaction Methods 0.000 claims description 8
- 238000004519 manufacturing process Methods 0.000 claims description 7
- FZWLAAWBMGSTSO-UHFFFAOYSA-N Thiazole Chemical group C1=CSC=N1 FZWLAAWBMGSTSO-UHFFFAOYSA-N 0.000 claims description 6
- 229910052801 chlorine Inorganic materials 0.000 claims description 6
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims description 6
- 239000008194 pharmaceutical composition Substances 0.000 claims description 6
- 230000002062 proliferating effect Effects 0.000 claims description 6
- 239000004480 active ingredient Substances 0.000 claims description 5
- 239000002246 antineoplastic agent Substances 0.000 claims description 5
- 238000006482 condensation reaction Methods 0.000 claims description 5
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 claims description 4
- NKANXQFJJICGDU-QPLCGJKRSA-N Tamoxifen Chemical compound C=1C=CC=CC=1C(/CC)=C(C=1C=CC(OCCN(C)C)=CC=1)/C1=CC=CC=C1 NKANXQFJJICGDU-QPLCGJKRSA-N 0.000 claims description 4
- 238000006268 reductive amination reaction Methods 0.000 claims description 4
- 229910052794 bromium Inorganic materials 0.000 claims description 3
- 231100000433 cytotoxic Toxicity 0.000 claims description 3
- 230000001472 cytotoxic effect Effects 0.000 claims description 3
- 229910052740 iodine Inorganic materials 0.000 claims description 3
- GHASVSINZRGABV-UHFFFAOYSA-N Fluorouracil Chemical compound FC1=CNC(=O)NC1=O GHASVSINZRGABV-UHFFFAOYSA-N 0.000 claims description 2
- FBOZXECLQNJBKD-ZDUSSCGKSA-N L-methotrexate Chemical compound C=1N=C2N=C(N)N=C(N)C2=NC=1CN(C)C1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 FBOZXECLQNJBKD-ZDUSSCGKSA-N 0.000 claims description 2
- 229930012538 Paclitaxel Natural products 0.000 claims description 2
- 230000008901 benefit Effects 0.000 claims description 2
- 229960004679 doxorubicin Drugs 0.000 claims description 2
- 229960005420 etoposide Drugs 0.000 claims description 2
- VJJPUSNTGOMMGY-MRVIYFEKSA-N etoposide Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 VJJPUSNTGOMMGY-MRVIYFEKSA-N 0.000 claims description 2
- 229960002949 fluorouracil Drugs 0.000 claims description 2
- SDUQYLNIPVEERB-QPPQHZFASA-N gemcitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(F)(F)[C@H](O)[C@@H](CO)O1 SDUQYLNIPVEERB-QPPQHZFASA-N 0.000 claims description 2
- 229960005277 gemcitabine Drugs 0.000 claims description 2
- 229960000485 methotrexate Drugs 0.000 claims description 2
- 229960001592 paclitaxel Drugs 0.000 claims description 2
- 229960001603 tamoxifen Drugs 0.000 claims description 2
- RCINICONZNJXQF-MZXODVADSA-N taxol Chemical compound O([C@@H]1[C@@]2(C[C@@H](C(C)=C(C2(C)C)[C@H](C([C@]2(C)[C@@H](O)C[C@H]3OC[C@]3([C@H]21)OC(C)=O)=O)OC(=O)C)OC(=O)[C@H](O)[C@@H](NC(=O)C=1C=CC=CC=1)C=1C=CC=CC=1)O)C(=O)C1=CC=CC=C1 RCINICONZNJXQF-MZXODVADSA-N 0.000 claims description 2
- 206010011224 Cough Diseases 0.000 claims 1
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 abstract description 4
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 401
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 267
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 213
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 180
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 153
- OKKJLVBELUTLKV-MZCSYVLQSA-N Deuterated methanol Chemical compound [2H]OC([2H])([2H])[2H] OKKJLVBELUTLKV-MZCSYVLQSA-N 0.000 description 98
- 239000007787 solid Substances 0.000 description 98
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 92
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 88
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 87
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 84
- 239000000243 solution Substances 0.000 description 79
- 230000002829 reductive effect Effects 0.000 description 68
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 62
- 239000000203 mixture Substances 0.000 description 62
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 57
- 238000006243 chemical reaction Methods 0.000 description 54
- 238000005160 1H NMR spectroscopy Methods 0.000 description 53
- 239000002253 acid Substances 0.000 description 53
- 239000012074 organic phase Substances 0.000 description 53
- 238000003756 stirring Methods 0.000 description 53
- 239000011541 reaction mixture Substances 0.000 description 49
- 229910052938 sodium sulfate Inorganic materials 0.000 description 49
- 235000011152 sodium sulphate Nutrition 0.000 description 49
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 48
- 125000006367 bivalent amino carbonyl group Chemical group [H]N([*:1])C([*:2])=O 0.000 description 48
- 239000012071 phase Substances 0.000 description 47
- 238000002953 preparative HPLC Methods 0.000 description 47
- YLQBMQCUIZJEEH-UHFFFAOYSA-N Furan Chemical compound C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 46
- 150000001412 amines Chemical group 0.000 description 45
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical class [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 44
- 239000003921 oil Substances 0.000 description 44
- 235000019198 oils Nutrition 0.000 description 43
- 239000003643 water by type Substances 0.000 description 43
- 239000012298 atmosphere Substances 0.000 description 40
- 238000010828 elution Methods 0.000 description 39
- 239000012043 crude product Substances 0.000 description 36
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 35
- ZWWWLCMDTZFSOO-UHFFFAOYSA-N diethoxyphosphorylformonitrile Chemical compound CCOP(=O)(C#N)OCC ZWWWLCMDTZFSOO-UHFFFAOYSA-N 0.000 description 34
- 239000004698 Polyethylene Substances 0.000 description 31
- 239000000377 silicon dioxide Substances 0.000 description 30
- 239000012429 reaction media Substances 0.000 description 28
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 26
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 24
- 238000002360 preparation method Methods 0.000 description 24
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 22
- 229940126214 compound 3 Drugs 0.000 description 22
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 20
- 239000011780 sodium chloride Substances 0.000 description 20
- 238000007792 addition Methods 0.000 description 19
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 19
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 19
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 18
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 18
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 18
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 17
- 239000007864 aqueous solution Substances 0.000 description 17
- 239000012230 colorless oil Substances 0.000 description 17
- 210000004027 cell Anatomy 0.000 description 16
- 229940125782 compound 2 Drugs 0.000 description 16
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 15
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Substances [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 15
- 239000000741 silica gel Substances 0.000 description 15
- 229910002027 silica gel Inorganic materials 0.000 description 15
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 14
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 14
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 13
- 239000000047 product Substances 0.000 description 13
- 238000005481 NMR spectroscopy Methods 0.000 description 12
- 238000010511 deprotection reaction Methods 0.000 description 12
- 235000017557 sodium bicarbonate Nutrition 0.000 description 12
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 12
- 125000003118 aryl group Chemical group 0.000 description 11
- 239000011575 calcium Substances 0.000 description 11
- 229910000104 sodium hydride Inorganic materials 0.000 description 11
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 10
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 10
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 description 10
- 229910052739 hydrogen Inorganic materials 0.000 description 10
- 125000000896 monocarboxylic acid group Chemical group 0.000 description 10
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 10
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 10
- 239000002904 solvent Substances 0.000 description 10
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 9
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 9
- 239000002585 base Substances 0.000 description 9
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 9
- 125000006239 protecting group Chemical group 0.000 description 9
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 9
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 8
- KAESVJOAVNADME-UHFFFAOYSA-N Pyrrole Chemical compound C=1C=CNC=1 KAESVJOAVNADME-UHFFFAOYSA-N 0.000 description 8
- 150000001299 aldehydes Chemical class 0.000 description 8
- 238000003786 synthesis reaction Methods 0.000 description 8
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 7
- FQMZXMVHHKXGTM-UHFFFAOYSA-N 2-(1-adamantyl)-n-[2-[2-(2-hydroxyethylamino)ethylamino]quinolin-5-yl]acetamide Chemical compound C1C(C2)CC(C3)CC2CC13CC(=O)NC1=CC=CC2=NC(NCCNCCO)=CC=C21 FQMZXMVHHKXGTM-UHFFFAOYSA-N 0.000 description 7
- 239000007821 HATU Substances 0.000 description 7
- 229940125904 compound 1 Drugs 0.000 description 7
- 125000000623 heterocyclic group Chemical group 0.000 description 7
- 238000004128 high performance liquid chromatography Methods 0.000 description 7
- 239000001257 hydrogen Substances 0.000 description 7
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 7
- CHKVPAROMQMJNQ-UHFFFAOYSA-M potassium bisulfate Chemical compound [K+].OS([O-])(=O)=O CHKVPAROMQMJNQ-UHFFFAOYSA-M 0.000 description 7
- 229910000027 potassium carbonate Inorganic materials 0.000 description 7
- 235000015320 potassium carbonate Nutrition 0.000 description 7
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 7
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 6
- MDXGYYOJGPFFJL-QMMMGPOBSA-N N(alpha)-t-butoxycarbonyl-L-leucine Chemical group CC(C)C[C@@H](C(O)=O)NC(=O)OC(C)(C)C MDXGYYOJGPFFJL-QMMMGPOBSA-N 0.000 description 6
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 6
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 6
- 230000015572 biosynthetic process Effects 0.000 description 6
- 238000009833 condensation Methods 0.000 description 6
- 230000005494 condensation Effects 0.000 description 6
- 238000005859 coupling reaction Methods 0.000 description 6
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 6
- 239000003880 polar aprotic solvent Substances 0.000 description 6
- 229910000343 potassium bisulfate Inorganic materials 0.000 description 6
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 6
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 6
- QFLWZFQWSBQYPS-AWRAUJHKSA-N (3S)-3-[[(2S)-2-[[(2S)-2-[5-[(3aS,6aR)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]-3-methylbutanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-4-[1-bis(4-chlorophenoxy)phosphorylbutylamino]-4-oxobutanoic acid Chemical compound CCCC(NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](Cc1ccc(O)cc1)NC(=O)[C@@H](NC(=O)CCCCC1SC[C@@H]2NC(=O)N[C@H]12)C(C)C)P(=O)(Oc1ccc(Cl)cc1)Oc1ccc(Cl)cc1 QFLWZFQWSBQYPS-AWRAUJHKSA-N 0.000 description 5
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 5
- HCCNBKFJYUWLEX-UHFFFAOYSA-N 7-(6-methoxypyridin-3-yl)-1-(2-propoxyethyl)-3-(pyrazin-2-ylmethylamino)pyrido[3,4-b]pyrazin-2-one Chemical compound O=C1N(CCOCCC)C2=CC(C=3C=NC(OC)=CC=3)=NC=C2N=C1NCC1=CN=CC=N1 HCCNBKFJYUWLEX-UHFFFAOYSA-N 0.000 description 5
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 description 5
- 230000001028 anti-proliverative effect Effects 0.000 description 5
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 5
- 229910000024 caesium carbonate Inorganic materials 0.000 description 5
- 229910052799 carbon Inorganic materials 0.000 description 5
- 239000000460 chlorine Substances 0.000 description 5
- 229940126545 compound 53 Drugs 0.000 description 5
- 230000008878 coupling Effects 0.000 description 5
- 238000010168 coupling process Methods 0.000 description 5
- 239000003814 drug Substances 0.000 description 5
- 150000002430 hydrocarbons Chemical group 0.000 description 5
- 230000003287 optical effect Effects 0.000 description 5
- 125000001424 substituent group Chemical group 0.000 description 5
- 150000003512 tertiary amines Chemical class 0.000 description 5
- 125000000437 thiazol-2-yl group Chemical group [H]C1=C([H])N=C(*)S1 0.000 description 5
- GLGNXYJARSMNGJ-VKTIVEEGSA-N (1s,2s,3r,4r)-3-[[5-chloro-2-[(1-ethyl-6-methoxy-2-oxo-4,5-dihydro-3h-1-benzazepin-7-yl)amino]pyrimidin-4-yl]amino]bicyclo[2.2.1]hept-5-ene-2-carboxamide Chemical compound CCN1C(=O)CCCC2=C(OC)C(NC=3N=C(C(=CN=3)Cl)N[C@H]3[C@H]([C@@]4([H])C[C@@]3(C=C4)[H])C(N)=O)=CC=C21 GLGNXYJARSMNGJ-VKTIVEEGSA-N 0.000 description 4
- SZXBQTSZISFIAO-ZETCQYMHSA-N (2s)-3-methyl-2-[(2-methylpropan-2-yl)oxycarbonylamino]butanoic acid Chemical compound CC(C)[C@@H](C(O)=O)NC(=O)OC(C)(C)C SZXBQTSZISFIAO-ZETCQYMHSA-N 0.000 description 4
- FCEHBMOGCRZNNI-UHFFFAOYSA-N 1-benzothiophene Chemical compound C1=CC=C2SC=CC2=C1 FCEHBMOGCRZNNI-UHFFFAOYSA-N 0.000 description 4
- LMDZBCPBFSXMTL-UHFFFAOYSA-N 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide Chemical compound CCN=C=NCCCN(C)C LMDZBCPBFSXMTL-UHFFFAOYSA-N 0.000 description 4
- LFOIDLOIBZFWDO-UHFFFAOYSA-N 2-methoxy-6-[6-methoxy-4-[(3-phenylmethoxyphenyl)methoxy]-1-benzofuran-2-yl]imidazo[2,1-b][1,3,4]thiadiazole Chemical compound N1=C2SC(OC)=NN2C=C1C(OC1=CC(OC)=C2)=CC1=C2OCC(C=1)=CC=CC=1OCC1=CC=CC=C1 LFOIDLOIBZFWDO-UHFFFAOYSA-N 0.000 description 4
- RGHHSNMVTDWUBI-UHFFFAOYSA-N 4-hydroxybenzaldehyde Chemical compound OC1=CC=C(C=O)C=C1 RGHHSNMVTDWUBI-UHFFFAOYSA-N 0.000 description 4
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Chemical compound CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 4
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 4
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 4
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 4
- LNUFLCYMSVYYNW-ZPJMAFJPSA-N [(2r,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[[(3s,5s,8r,9s,10s,13r,14s,17r)-10,13-dimethyl-17-[(2r)-6-methylheptan-2-yl]-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-3-yl]oxy]-4,5-disulfo Chemical compound O([C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1C[C@@H]2CC[C@H]3[C@@H]4CC[C@@H]([C@]4(CC[C@@H]3[C@@]2(C)CC1)C)[C@H](C)CCCC(C)C)[C@H]1O[C@H](COS(O)(=O)=O)[C@@H](OS(O)(=O)=O)[C@H](OS(O)(=O)=O)[C@H]1OS(O)(=O)=O LNUFLCYMSVYYNW-ZPJMAFJPSA-N 0.000 description 4
- 238000005576 amination reaction Methods 0.000 description 4
- 238000004458 analytical method Methods 0.000 description 4
- 239000008346 aqueous phase Substances 0.000 description 4
- 229940125758 compound 15 Drugs 0.000 description 4
- 230000000694 effects Effects 0.000 description 4
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 4
- 238000001704 evaporation Methods 0.000 description 4
- 230000008020 evaporation Effects 0.000 description 4
- 238000001914 filtration Methods 0.000 description 4
- 150000007529 inorganic bases Chemical class 0.000 description 4
- NUJOXMJBOLGQSY-UHFFFAOYSA-N manganese dioxide Chemical compound O=[Mn]=O NUJOXMJBOLGQSY-UHFFFAOYSA-N 0.000 description 4
- 239000002609 medium Substances 0.000 description 4
- 150000007530 organic bases Chemical class 0.000 description 4
- 239000012279 sodium borohydride Substances 0.000 description 4
- 229910000033 sodium borohydride Inorganic materials 0.000 description 4
- 239000000126 substance Substances 0.000 description 4
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 4
- ABJSOROVZZKJGI-OCYUSGCXSA-N (1r,2r,4r)-2-(4-bromophenyl)-n-[(4-chlorophenyl)-(2-fluoropyridin-4-yl)methyl]-4-morpholin-4-ylcyclohexane-1-carboxamide Chemical compound C1=NC(F)=CC(C(NC(=O)[C@H]2[C@@H](C[C@@H](CC2)N2CCOCC2)C=2C=CC(Br)=CC=2)C=2C=CC(Cl)=CC=2)=C1 ABJSOROVZZKJGI-OCYUSGCXSA-N 0.000 description 3
- GHYOCDFICYLMRF-UTIIJYGPSA-N (2S,3R)-N-[(2S)-3-(cyclopenten-1-yl)-1-[(2R)-2-methyloxiran-2-yl]-1-oxopropan-2-yl]-3-hydroxy-3-(4-methoxyphenyl)-2-[[(2S)-2-[(2-morpholin-4-ylacetyl)amino]propanoyl]amino]propanamide Chemical compound C1(=CCCC1)C[C@@H](C(=O)[C@@]1(OC1)C)NC([C@H]([C@@H](C1=CC=C(C=C1)OC)O)NC([C@H](C)NC(CN1CCOCC1)=O)=O)=O GHYOCDFICYLMRF-UTIIJYGPSA-N 0.000 description 3
- STBLNCCBQMHSRC-BATDWUPUSA-N (2s)-n-[(3s,4s)-5-acetyl-7-cyano-4-methyl-1-[(2-methylnaphthalen-1-yl)methyl]-2-oxo-3,4-dihydro-1,5-benzodiazepin-3-yl]-2-(methylamino)propanamide Chemical compound O=C1[C@@H](NC(=O)[C@H](C)NC)[C@H](C)N(C(C)=O)C2=CC(C#N)=CC=C2N1CC1=C(C)C=CC2=CC=CC=C12 STBLNCCBQMHSRC-BATDWUPUSA-N 0.000 description 3
- QJCNLJWUIOIMMF-YUMQZZPRSA-N (2s,3s)-3-methyl-2-[(2-methylpropan-2-yl)oxycarbonylamino]pentanoic acid Chemical compound CC[C@H](C)[C@@H](C(O)=O)NC(=O)OC(C)(C)C QJCNLJWUIOIMMF-YUMQZZPRSA-N 0.000 description 3
- YQOLEILXOBUDMU-KRWDZBQOSA-N (4R)-5-[(6-bromo-3-methyl-2-pyrrolidin-1-ylquinoline-4-carbonyl)amino]-4-(2-chlorophenyl)pentanoic acid Chemical compound CC1=C(C2=C(C=CC(=C2)Br)N=C1N3CCCC3)C(=O)NC[C@H](CCC(=O)O)C4=CC=CC=C4Cl YQOLEILXOBUDMU-KRWDZBQOSA-N 0.000 description 3
- KKHFRAFPESRGGD-UHFFFAOYSA-N 1,3-dimethyl-7-[3-(n-methylanilino)propyl]purine-2,6-dione Chemical compound C1=NC=2N(C)C(=O)N(C)C(=O)C=2N1CCCN(C)C1=CC=CC=C1 KKHFRAFPESRGGD-UHFFFAOYSA-N 0.000 description 3
- MHSLDASSAFCCDO-UHFFFAOYSA-N 1-(5-tert-butyl-2-methylpyrazol-3-yl)-3-(4-pyridin-4-yloxyphenyl)urea Chemical compound CN1N=C(C(C)(C)C)C=C1NC(=O)NC(C=C1)=CC=C1OC1=CC=NC=C1 MHSLDASSAFCCDO-UHFFFAOYSA-N 0.000 description 3
- ONBQEOIKXPHGMB-VBSBHUPXSA-N 1-[2-[(2s,3r,4s,5r)-3,4-dihydroxy-5-(hydroxymethyl)oxolan-2-yl]oxy-4,6-dihydroxyphenyl]-3-(4-hydroxyphenyl)propan-1-one Chemical compound O[C@@H]1[C@H](O)[C@@H](CO)O[C@H]1OC1=CC(O)=CC(O)=C1C(=O)CCC1=CC=C(O)C=C1 ONBQEOIKXPHGMB-VBSBHUPXSA-N 0.000 description 3
- 125000004214 1-pyrrolidinyl group Chemical group [H]C1([H])N(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 3
- TVTJUIAKQFIXCE-HUKYDQBMSA-N 2-amino-9-[(2R,3S,4S,5R)-4-fluoro-3-hydroxy-5-(hydroxymethyl)oxolan-2-yl]-7-prop-2-ynyl-1H-purine-6,8-dione Chemical compound NC=1NC(C=2N(C(N(C=2N=1)[C@@H]1O[C@@H]([C@H]([C@H]1O)F)CO)=O)CC#C)=O TVTJUIAKQFIXCE-HUKYDQBMSA-N 0.000 description 3
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 3
- 101100248451 Arabidopsis thaliana RICE2 gene Proteins 0.000 description 3
- WSFSSNUMVMOOMR-UHFFFAOYSA-N Formaldehyde Chemical compound O=C WSFSSNUMVMOOMR-UHFFFAOYSA-N 0.000 description 3
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 3
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 3
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- CZPWVGJYEJSRLH-UHFFFAOYSA-N Pyrimidine Chemical compound C1=CN=CN=C1 CZPWVGJYEJSRLH-UHFFFAOYSA-N 0.000 description 3
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 3
- 239000007983 Tris buffer Substances 0.000 description 3
- 125000003710 aryl alkyl group Chemical group 0.000 description 3
- HJZVHUQSQGITAM-UHFFFAOYSA-N butanamide Chemical compound CC[CH]C(N)=O HJZVHUQSQGITAM-UHFFFAOYSA-N 0.000 description 3
- 238000012512 characterization method Methods 0.000 description 3
- JYFJNCCRKBBRKZ-UHFFFAOYSA-N chembl194764 Chemical compound C=1C=CC=C(F)C=1CCN1C(=O)C(CC)=C(C)N=C1C1=CC=CC=C1O JYFJNCCRKBBRKZ-UHFFFAOYSA-N 0.000 description 3
- 229940125797 compound 12 Drugs 0.000 description 3
- 229940126142 compound 16 Drugs 0.000 description 3
- 229940125810 compound 20 Drugs 0.000 description 3
- 229940125851 compound 27 Drugs 0.000 description 3
- 229940125878 compound 36 Drugs 0.000 description 3
- 229940127573 compound 38 Drugs 0.000 description 3
- 229940126540 compound 41 Drugs 0.000 description 3
- 229940125844 compound 46 Drugs 0.000 description 3
- 239000007822 coupling agent Substances 0.000 description 3
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 3
- 239000000839 emulsion Substances 0.000 description 3
- 239000000706 filtrate Substances 0.000 description 3
- 238000003818 flash chromatography Methods 0.000 description 3
- JAXFJECJQZDFJS-XHEPKHHKSA-N gtpl8555 Chemical compound OC(=O)C[C@H](N)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(C)C)C(=O)N1CCC[C@@H]1C(=O)N[C@H](B1O[C@@]2(C)[C@H]3C[C@H](C3(C)C)C[C@H]2O1)CCC1=CC=C(F)C=C1 JAXFJECJQZDFJS-XHEPKHHKSA-N 0.000 description 3
- GNOIPBMMFNIUFM-UHFFFAOYSA-N hexamethylphosphoric triamide Chemical compound CN(C)P(=O)(N(C)C)N(C)C GNOIPBMMFNIUFM-UHFFFAOYSA-N 0.000 description 3
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 3
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 3
- 239000007788 liquid Substances 0.000 description 3
- RENRQMCACQEWFC-UGKGYDQZSA-N lnp023 Chemical compound C1([C@H]2N(CC=3C=4C=CNC=4C(C)=CC=3OC)CC[C@@H](C2)OCC)=CC=C(C(O)=O)C=C1 RENRQMCACQEWFC-UGKGYDQZSA-N 0.000 description 3
- 230000004048 modification Effects 0.000 description 3
- 238000012986 modification Methods 0.000 description 3
- PSHKMPUSSFXUIA-UHFFFAOYSA-N n,n-dimethylpyridin-2-amine Chemical compound CN(C)C1=CC=CC=N1 PSHKMPUSSFXUIA-UHFFFAOYSA-N 0.000 description 3
- 229910052757 nitrogen Inorganic materials 0.000 description 3
- 239000012299 nitrogen atmosphere Substances 0.000 description 3
- 125000004433 nitrogen atom Chemical group N* 0.000 description 3
- PIDFDZJZLOTZTM-KHVQSSSXSA-N ombitasvir Chemical compound COC(=O)N[C@@H](C(C)C)C(=O)N1CCC[C@H]1C(=O)NC1=CC=C([C@H]2N([C@@H](CC2)C=2C=CC(NC(=O)[C@H]3N(CCC3)C(=O)[C@@H](NC(=O)OC)C(C)C)=CC=2)C=2C=CC(=CC=2)C(C)(C)C)C=C1 PIDFDZJZLOTZTM-KHVQSSSXSA-N 0.000 description 3
- 238000005897 peptide coupling reaction Methods 0.000 description 3
- 239000002798 polar solvent Substances 0.000 description 3
- 239000002243 precursor Substances 0.000 description 3
- 230000005855 radiation Effects 0.000 description 3
- 230000001105 regulatory effect Effects 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical compound CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 description 3
- VXUYXOFXAQZZMF-UHFFFAOYSA-N titanium(IV) isopropoxide Chemical compound CC(C)O[Ti](OC(C)C)(OC(C)C)OC(C)C VXUYXOFXAQZZMF-UHFFFAOYSA-N 0.000 description 3
- ASGMFNBUXDJWJJ-JLCFBVMHSA-N (1R,3R)-3-[[3-bromo-1-[4-(5-methyl-1,3,4-thiadiazol-2-yl)phenyl]pyrazolo[3,4-d]pyrimidin-6-yl]amino]-N,1-dimethylcyclopentane-1-carboxamide Chemical compound BrC1=NN(C2=NC(=NC=C21)N[C@H]1C[C@@](CC1)(C(=O)NC)C)C1=CC=C(C=C1)C=1SC(=NN=1)C ASGMFNBUXDJWJJ-JLCFBVMHSA-N 0.000 description 2
- UAOUIVVJBYDFKD-XKCDOFEDSA-N (1R,9R,10S,11R,12R,15S,18S,21R)-10,11,21-trihydroxy-8,8-dimethyl-14-methylidene-4-(prop-2-enylamino)-20-oxa-5-thia-3-azahexacyclo[9.7.2.112,15.01,9.02,6.012,18]henicosa-2(6),3-dien-13-one Chemical compound C([C@@H]1[C@@H](O)[C@@]23C(C1=C)=O)C[C@H]2[C@]12C(N=C(NCC=C)S4)=C4CC(C)(C)[C@H]1[C@H](O)[C@]3(O)OC2 UAOUIVVJBYDFKD-XKCDOFEDSA-N 0.000 description 2
- AOSZTAHDEDLTLQ-AZKQZHLXSA-N (1S,2S,4R,8S,9S,11S,12R,13S,19S)-6-[(3-chlorophenyl)methyl]-12,19-difluoro-11-hydroxy-8-(2-hydroxyacetyl)-9,13-dimethyl-6-azapentacyclo[10.8.0.02,9.04,8.013,18]icosa-14,17-dien-16-one Chemical compound C([C@@H]1C[C@H]2[C@H]3[C@]([C@]4(C=CC(=O)C=C4[C@@H](F)C3)C)(F)[C@@H](O)C[C@@]2([C@@]1(C1)C(=O)CO)C)N1CC1=CC=CC(Cl)=C1 AOSZTAHDEDLTLQ-AZKQZHLXSA-N 0.000 description 2
- ADXGZQRJIYRSGK-JTQLQIEISA-N (1s)-2-phenyl-1-(1,3-thiazol-2-yl)ethanamine Chemical compound C([C@H](N)C=1SC=CN=1)C1=CC=CC=C1 ADXGZQRJIYRSGK-JTQLQIEISA-N 0.000 description 2
- SZUVGFMDDVSKSI-WIFOCOSTSA-N (1s,2s,3s,5r)-1-(carboxymethyl)-3,5-bis[(4-phenoxyphenyl)methyl-propylcarbamoyl]cyclopentane-1,2-dicarboxylic acid Chemical compound O=C([C@@H]1[C@@H]([C@](CC(O)=O)([C@H](C(=O)N(CCC)CC=2C=CC(OC=3C=CC=CC=3)=CC=2)C1)C(O)=O)C(O)=O)N(CCC)CC(C=C1)=CC=C1OC1=CC=CC=C1 SZUVGFMDDVSKSI-WIFOCOSTSA-N 0.000 description 2
- IUSARDYWEPUTPN-OZBXUNDUSA-N (2r)-n-[(2s,3r)-4-[[(4s)-6-(2,2-dimethylpropyl)spiro[3,4-dihydropyrano[2,3-b]pyridine-2,1'-cyclobutane]-4-yl]amino]-3-hydroxy-1-[3-(1,3-thiazol-2-yl)phenyl]butan-2-yl]-2-methoxypropanamide Chemical compound C([C@H](NC(=O)[C@@H](C)OC)[C@H](O)CN[C@@H]1C2=CC(CC(C)(C)C)=CN=C2OC2(CCC2)C1)C(C=1)=CC=CC=1C1=NC=CS1 IUSARDYWEPUTPN-OZBXUNDUSA-N 0.000 description 2
- LGNCNVVZCUVPOT-FUVGGWJZSA-N (2s)-2-[[(2r,3r)-3-[(2s)-1-[(3r,4s,5s)-4-[[(2s)-2-[[(2s)-2-(dimethylamino)-3-methylbutanoyl]amino]-3-methylbutanoyl]-methylamino]-3-methoxy-5-methylheptanoyl]pyrrolidin-2-yl]-3-methoxy-2-methylpropanoyl]amino]-3-phenylpropanoic acid Chemical compound CC(C)[C@H](N(C)C)C(=O)N[C@@H](C(C)C)C(=O)N(C)[C@@H]([C@@H](C)CC)[C@H](OC)CC(=O)N1CCC[C@H]1[C@H](OC)[C@@H](C)C(=O)N[C@H](C(O)=O)CC1=CC=CC=C1 LGNCNVVZCUVPOT-FUVGGWJZSA-N 0.000 description 2
- IWZSHWBGHQBIML-ZGGLMWTQSA-N (3S,8S,10R,13S,14S,17S)-17-isoquinolin-7-yl-N,N,10,13-tetramethyl-2,3,4,7,8,9,11,12,14,15,16,17-dodecahydro-1H-cyclopenta[a]phenanthren-3-amine Chemical compound CN(C)[C@H]1CC[C@]2(C)C3CC[C@@]4(C)[C@@H](CC[C@@H]4c4ccc5ccncc5c4)[C@@H]3CC=C2C1 IWZSHWBGHQBIML-ZGGLMWTQSA-N 0.000 description 2
- UDQTXCHQKHIQMH-KYGLGHNPSA-N (3ar,5s,6s,7r,7ar)-5-(difluoromethyl)-2-(ethylamino)-5,6,7,7a-tetrahydro-3ah-pyrano[3,2-d][1,3]thiazole-6,7-diol Chemical compound S1C(NCC)=N[C@H]2[C@@H]1O[C@H](C(F)F)[C@@H](O)[C@@H]2O UDQTXCHQKHIQMH-KYGLGHNPSA-N 0.000 description 2
- HUWSZNZAROKDRZ-RRLWZMAJSA-N (3r,4r)-3-azaniumyl-5-[[(2s,3r)-1-[(2s)-2,3-dicarboxypyrrolidin-1-yl]-3-methyl-1-oxopentan-2-yl]amino]-5-oxo-4-sulfanylpentane-1-sulfonate Chemical compound OS(=O)(=O)CC[C@@H](N)[C@@H](S)C(=O)N[C@@H]([C@H](C)CC)C(=O)N1CCC(C(O)=O)[C@H]1C(O)=O HUWSZNZAROKDRZ-RRLWZMAJSA-N 0.000 description 2
- MPDDTAJMJCESGV-CTUHWIOQSA-M (3r,5r)-7-[2-(4-fluorophenyl)-5-[methyl-[(1r)-1-phenylethyl]carbamoyl]-4-propan-2-ylpyrazol-3-yl]-3,5-dihydroxyheptanoate Chemical compound C1([C@@H](C)N(C)C(=O)C2=NN(C(CC[C@@H](O)C[C@@H](O)CC([O-])=O)=C2C(C)C)C=2C=CC(F)=CC=2)=CC=CC=C1 MPDDTAJMJCESGV-CTUHWIOQSA-M 0.000 description 2
- 125000006526 (C1-C2) alkyl group Chemical group 0.000 description 2
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 description 2
- 125000004209 (C1-C8) alkyl group Chemical group 0.000 description 2
- BDNKZNFMNDZQMI-UHFFFAOYSA-N 1,3-diisopropylcarbodiimide Chemical compound CC(C)N=C=NC(C)C BDNKZNFMNDZQMI-UHFFFAOYSA-N 0.000 description 2
- UNILWMWFPHPYOR-KXEYIPSPSA-M 1-[6-[2-[3-[3-[3-[2-[2-[3-[[2-[2-[[(2r)-1-[[2-[[(2r)-1-[3-[2-[2-[3-[[2-(2-amino-2-oxoethoxy)acetyl]amino]propoxy]ethoxy]ethoxy]propylamino]-3-hydroxy-1-oxopropan-2-yl]amino]-2-oxoethyl]amino]-3-[(2r)-2,3-di(hexadecanoyloxy)propyl]sulfanyl-1-oxopropan-2-yl Chemical compound O=C1C(SCCC(=O)NCCCOCCOCCOCCCNC(=O)COCC(=O)N[C@@H](CSC[C@@H](COC(=O)CCCCCCCCCCCCCCC)OC(=O)CCCCCCCCCCCCCCC)C(=O)NCC(=O)N[C@H](CO)C(=O)NCCCOCCOCCOCCCNC(=O)COCC(N)=O)CC(=O)N1CCNC(=O)CCCCCN\1C2=CC=C(S([O-])(=O)=O)C=C2CC/1=C/C=C/C=C/C1=[N+](CC)C2=CC=C(S([O-])(=O)=O)C=C2C1 UNILWMWFPHPYOR-KXEYIPSPSA-M 0.000 description 2
- FPIRBHDGWMWJEP-UHFFFAOYSA-N 1-hydroxy-7-azabenzotriazole Chemical compound C1=CN=C2N(O)N=NC2=C1 FPIRBHDGWMWJEP-UHFFFAOYSA-N 0.000 description 2
- YQTCQNIPQMJNTI-UHFFFAOYSA-N 2,2-dimethylpropan-1-one Chemical group CC(C)(C)[C]=O YQTCQNIPQMJNTI-UHFFFAOYSA-N 0.000 description 2
- HBEDSQVIWPRPAY-UHFFFAOYSA-N 2,3-dihydrobenzofuran Chemical compound C1=CC=C2OCCC2=C1 HBEDSQVIWPRPAY-UHFFFAOYSA-N 0.000 description 2
- YCCILVSKPBXVIP-UHFFFAOYSA-N 2-(4-hydroxyphenyl)ethanol Chemical compound OCCC1=CC=C(O)C=C1 YCCILVSKPBXVIP-UHFFFAOYSA-N 0.000 description 2
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 2
- PYRKKGOKRMZEIT-UHFFFAOYSA-N 2-[6-(2-cyclopropylethoxy)-9-(2-hydroxy-2-methylpropyl)-1h-phenanthro[9,10-d]imidazol-2-yl]-5-fluorobenzene-1,3-dicarbonitrile Chemical compound C1=C2C3=CC(CC(C)(O)C)=CC=C3C=3NC(C=4C(=CC(F)=CC=4C#N)C#N)=NC=3C2=CC=C1OCCC1CC1 PYRKKGOKRMZEIT-UHFFFAOYSA-N 0.000 description 2
- YSUIQYOGTINQIN-UZFYAQMZSA-N 2-amino-9-[(1S,6R,8R,9S,10R,15R,17R,18R)-8-(6-aminopurin-9-yl)-9,18-difluoro-3,12-dihydroxy-3,12-bis(sulfanylidene)-2,4,7,11,13,16-hexaoxa-3lambda5,12lambda5-diphosphatricyclo[13.2.1.06,10]octadecan-17-yl]-1H-purin-6-one Chemical compound NC1=NC2=C(N=CN2[C@@H]2O[C@@H]3COP(S)(=O)O[C@@H]4[C@@H](COP(S)(=O)O[C@@H]2[C@@H]3F)O[C@H]([C@H]4F)N2C=NC3=C2N=CN=C3N)C(=O)N1 YSUIQYOGTINQIN-UZFYAQMZSA-N 0.000 description 2
- 125000000094 2-phenylethyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000004485 2-pyrrolidinyl group Chemical group [H]N1C([H])([H])C([H])([H])C([H])([H])C1([H])* 0.000 description 2
- QBWKPGNFQQJGFY-QLFBSQMISA-N 3-[(1r)-1-[(2r,6s)-2,6-dimethylmorpholin-4-yl]ethyl]-n-[6-methyl-3-(1h-pyrazol-4-yl)imidazo[1,2-a]pyrazin-8-yl]-1,2-thiazol-5-amine Chemical compound N1([C@H](C)C2=NSC(NC=3C4=NC=C(N4C=C(C)N=3)C3=CNN=C3)=C2)C[C@H](C)O[C@H](C)C1 QBWKPGNFQQJGFY-QLFBSQMISA-N 0.000 description 2
- HJBLUNHMOKFZQX-UHFFFAOYSA-N 3-hydroxy-1,2,3-benzotriazin-4-one Chemical compound C1=CC=C2C(=O)N(O)N=NC2=C1 HJBLUNHMOKFZQX-UHFFFAOYSA-N 0.000 description 2
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 2
- IKHGUXGNUITLKF-UHFFFAOYSA-N Acetaldehyde Chemical compound CC=O IKHGUXGNUITLKF-UHFFFAOYSA-N 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical group N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 2
- JQUCWIWWWKZNCS-LESHARBVSA-N C(C1=CC=CC=C1)(=O)NC=1SC[C@H]2[C@@](N1)(CO[C@H](C2)C)C=2SC=C(N2)NC(=O)C2=NC=C(C=C2)OC(F)F Chemical compound C(C1=CC=CC=C1)(=O)NC=1SC[C@H]2[C@@](N1)(CO[C@H](C2)C)C=2SC=C(N2)NC(=O)C2=NC=C(C=C2)OC(F)F JQUCWIWWWKZNCS-LESHARBVSA-N 0.000 description 2
- DLGOEMSEDOSKAD-UHFFFAOYSA-N Carmustine Chemical compound ClCCNC(=O)N(N=O)CCCl DLGOEMSEDOSKAD-UHFFFAOYSA-N 0.000 description 2
- 229940126657 Compound 17 Drugs 0.000 description 2
- 229940127007 Compound 39 Drugs 0.000 description 2
- QOSSAOTZNIDXMA-UHFFFAOYSA-N Dicylcohexylcarbodiimide Chemical compound C1CCCCC1N=C=NC1CCCCC1 QOSSAOTZNIDXMA-UHFFFAOYSA-N 0.000 description 2
- 239000006144 Dulbecco’s modified Eagle's medium Substances 0.000 description 2
- KWYHDKDOAIKMQN-UHFFFAOYSA-N N,N,N',N'-tetramethylethylenediamine Chemical compound CN(C)CCN(C)C KWYHDKDOAIKMQN-UHFFFAOYSA-N 0.000 description 2
- OUSFTKFNBAZUKL-UHFFFAOYSA-N N-(5-{[(5-tert-butyl-1,3-oxazol-2-yl)methyl]sulfanyl}-1,3-thiazol-2-yl)piperidine-4-carboxamide Chemical compound O1C(C(C)(C)C)=CN=C1CSC(S1)=CN=C1NC(=O)C1CCNCC1 OUSFTKFNBAZUKL-UHFFFAOYSA-N 0.000 description 2
- SMWDFEZZVXVKRB-UHFFFAOYSA-N Quinoline Chemical compound N1=CC=CC2=CC=CC=C21 SMWDFEZZVXVKRB-UHFFFAOYSA-N 0.000 description 2
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 2
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 2
- YTPLMLYBLZKORZ-UHFFFAOYSA-N Thiophene Chemical compound C=1C=CSC=1 YTPLMLYBLZKORZ-UHFFFAOYSA-N 0.000 description 2
- KZSNJWFQEVHDMF-UHFFFAOYSA-N Valine Natural products CC(C)C(N)C(O)=O KZSNJWFQEVHDMF-UHFFFAOYSA-N 0.000 description 2
- SPXSEZMVRJLHQG-XMMPIXPASA-N [(2R)-1-[[4-[(3-phenylmethoxyphenoxy)methyl]phenyl]methyl]pyrrolidin-2-yl]methanol Chemical compound C(C1=CC=CC=C1)OC=1C=C(OCC2=CC=C(CN3[C@H](CCC3)CO)C=C2)C=CC=1 SPXSEZMVRJLHQG-XMMPIXPASA-N 0.000 description 2
- PSLUFJFHTBIXMW-WYEYVKMPSA-N [(3r,4ar,5s,6s,6as,10s,10ar,10bs)-3-ethenyl-10,10b-dihydroxy-3,4a,7,7,10a-pentamethyl-1-oxo-6-(2-pyridin-2-ylethylcarbamoyloxy)-5,6,6a,8,9,10-hexahydro-2h-benzo[f]chromen-5-yl] acetate Chemical compound O([C@@H]1[C@@H]([C@]2(O[C@](C)(CC(=O)[C@]2(O)[C@@]2(C)[C@@H](O)CCC(C)(C)[C@@H]21)C=C)C)OC(=O)C)C(=O)NCCC1=CC=CC=N1 PSLUFJFHTBIXMW-WYEYVKMPSA-N 0.000 description 2
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 2
- 230000002378 acidificating effect Effects 0.000 description 2
- 125000002029 aromatic hydrocarbon group Chemical group 0.000 description 2
- HUMNYLRZRPPJDN-UHFFFAOYSA-N benzaldehyde Chemical compound O=CC1=CC=CC=C1 HUMNYLRZRPPJDN-UHFFFAOYSA-N 0.000 description 2
- IOJUPLGTWVMSFF-UHFFFAOYSA-N benzothiazole Chemical compound C1=CC=C2SC=NC2=C1 IOJUPLGTWVMSFF-UHFFFAOYSA-N 0.000 description 2
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 2
- AGEZXYOZHKGVCM-UHFFFAOYSA-N benzyl bromide Chemical compound BrCC1=CC=CC=C1 AGEZXYOZHKGVCM-UHFFFAOYSA-N 0.000 description 2
- 230000004071 biological effect Effects 0.000 description 2
- 244000309464 bull Species 0.000 description 2
- 229910002091 carbon monoxide Inorganic materials 0.000 description 2
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 2
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 2
- 239000003638 chemical reducing agent Substances 0.000 description 2
- 125000001309 chloro group Chemical group Cl* 0.000 description 2
- PSEHHVRCDVOTID-NAVXHOJHSA-N chloro-bis[(1s,3s,4r,5s)-4,6,6-trimethyl-3-bicyclo[3.1.1]heptanyl]borane Chemical compound C([C@@H]([C@H]1C)B(Cl)[C@@H]2[C@@H](C)[C@@]3(C[C@](C2)(C3(C)C)[H])[H])[C@]2([H])C(C)(C)[C@@]1([H])C2 PSEHHVRCDVOTID-NAVXHOJHSA-N 0.000 description 2
- 230000000052 comparative effect Effects 0.000 description 2
- 229940126543 compound 14 Drugs 0.000 description 2
- 229940125846 compound 25 Drugs 0.000 description 2
- 229940125807 compound 37 Drugs 0.000 description 2
- 229940125936 compound 42 Drugs 0.000 description 2
- 229940127271 compound 49 Drugs 0.000 description 2
- 229940125898 compound 5 Drugs 0.000 description 2
- 239000006071 cream Substances 0.000 description 2
- 229940127089 cytotoxic agent Drugs 0.000 description 2
- 239000002254 cytotoxic agent Substances 0.000 description 2
- 231100000599 cytotoxic agent Toxicity 0.000 description 2
- FAMRKDQNMBBFBR-BQYQJAHWSA-N diethyl azodicarboxylate Substances CCOC(=O)\N=N\C(=O)OCC FAMRKDQNMBBFBR-BQYQJAHWSA-N 0.000 description 2
- BGRWYRAHAFMIBJ-UHFFFAOYSA-N diisopropylcarbodiimide Natural products CC(C)NC(=O)NC(C)C BGRWYRAHAFMIBJ-UHFFFAOYSA-N 0.000 description 2
- 239000003085 diluting agent Substances 0.000 description 2
- 238000004821 distillation Methods 0.000 description 2
- 239000006196 drop Substances 0.000 description 2
- 229940079593 drug Drugs 0.000 description 2
- 150000002148 esters Chemical class 0.000 description 2
- IRXSLJNXXZKURP-UHFFFAOYSA-N fluorenylmethyloxycarbonyl chloride Chemical compound C1=CC=C2C(COC(=O)Cl)C3=CC=CC=C3C2=C1 IRXSLJNXXZKURP-UHFFFAOYSA-N 0.000 description 2
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 2
- 238000007306 functionalization reaction Methods 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 2
- 125000005842 heteroatom Chemical group 0.000 description 2
- 238000005984 hydrogenation reaction Methods 0.000 description 2
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 2
- PQNFLJBBNBOBRQ-UHFFFAOYSA-N indane Chemical compound C1=CC=C2CCCC2=C1 PQNFLJBBNBOBRQ-UHFFFAOYSA-N 0.000 description 2
- 239000003701 inert diluent Substances 0.000 description 2
- 239000013067 intermediate product Substances 0.000 description 2
- AWJUIBRHMBBTKR-UHFFFAOYSA-N isoquinoline Chemical compound C1=NC=CC2=CC=CC=C21 AWJUIBRHMBBTKR-UHFFFAOYSA-N 0.000 description 2
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 description 2
- 239000006210 lotion Substances 0.000 description 2
- 208000020816 lung neoplasm Diseases 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 2
- 150000004702 methyl esters Chemical class 0.000 description 2
- IOMMMLWIABWRKL-WUTDNEBXSA-N nazartinib Chemical compound C1N(C(=O)/C=C/CN(C)C)CCCC[C@H]1N1C2=C(Cl)C=CC=C2N=C1NC(=O)C1=CC=NC(C)=C1 IOMMMLWIABWRKL-WUTDNEBXSA-N 0.000 description 2
- 230000007935 neutral effect Effects 0.000 description 2
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 2
- AICOOMRHRUFYCM-ZRRPKQBOSA-N oxazine, 1 Chemical compound C([C@@H]1[C@H](C(C[C@]2(C)[C@@H]([C@H](C)N(C)C)[C@H](O)C[C@]21C)=O)CC1=CC2)C[C@H]1[C@@]1(C)[C@H]2N=C(C(C)C)OC1 AICOOMRHRUFYCM-ZRRPKQBOSA-N 0.000 description 2
- 238000007911 parenteral administration Methods 0.000 description 2
- 239000000546 pharmaceutical excipient Substances 0.000 description 2
- WLJVXDMOQOGPHL-UHFFFAOYSA-N phenylacetic acid Chemical compound OC(=O)CC1=CC=CC=C1 WLJVXDMOQOGPHL-UHFFFAOYSA-N 0.000 description 2
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 2
- 125000003170 phenylsulfonyl group Chemical group C1(=CC=CC=C1)S(=O)(=O)* 0.000 description 2
- 235000011007 phosphoric acid Nutrition 0.000 description 2
- RFIOZSIHFNEKFF-UHFFFAOYSA-M piperazine-1-carboxylate Chemical compound [O-]C(=O)N1CCNCC1 RFIOZSIHFNEKFF-UHFFFAOYSA-M 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 230000002265 prevention Effects 0.000 description 2
- 108090000765 processed proteins & peptides Proteins 0.000 description 2
- 238000000746 purification Methods 0.000 description 2
- XSCHRSMBECNVNS-UHFFFAOYSA-N quinoxaline Chemical compound N1=CC=NC2=CC=CC=C21 XSCHRSMBECNVNS-UHFFFAOYSA-N 0.000 description 2
- 238000007127 saponification reaction Methods 0.000 description 2
- 229910000029 sodium carbonate Inorganic materials 0.000 description 2
- 235000017550 sodium carbonate Nutrition 0.000 description 2
- 239000012312 sodium hydride Substances 0.000 description 2
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 2
- 239000008247 solid mixture Substances 0.000 description 2
- 230000001954 sterilising effect Effects 0.000 description 2
- 238000004659 sterilization and disinfection Methods 0.000 description 2
- 239000000725 suspension Substances 0.000 description 2
- YKHWWVDAFWOXIO-UHFFFAOYSA-N tert-butyl N-(4,4-diethoxybutyl)-N-methylcarbamate Chemical compound CCOC(CCCN(C)C(=O)OC(C)(C)C)OCC YKHWWVDAFWOXIO-UHFFFAOYSA-N 0.000 description 2
- 238000011200 topical administration Methods 0.000 description 2
- 125000002827 triflate group Chemical group FC(S(=O)(=O)O*)(F)F 0.000 description 2
- PYOKUURKVVELLB-UHFFFAOYSA-N trimethyl orthoformate Chemical compound COC(OC)OC PYOKUURKVVELLB-UHFFFAOYSA-N 0.000 description 2
- 235000015112 vegetable and seed oil Nutrition 0.000 description 2
- 239000008158 vegetable oil Substances 0.000 description 2
- 238000009736 wetting Methods 0.000 description 2
- DLNKOYKMWOXYQA-VXNVDRBHSA-N (+)-norephedrine Chemical compound C[C@@H](N)[C@@H](O)C1=CC=CC=C1 DLNKOYKMWOXYQA-VXNVDRBHSA-N 0.000 description 1
- MNCCYBHZFBUBGV-ZDUSSCGKSA-N (2S)-2-[2-(4-hydroxyphenyl)ethyl-methylamino]-3-methylbutanoic acid Chemical compound CC(C)[C@H](N(C)CCc1ccc(O)cc1)C(O)=O MNCCYBHZFBUBGV-ZDUSSCGKSA-N 0.000 description 1
- UKOYNUQBCJLLCW-NSHDSACASA-N (2S)-3-methyl-2-[methyl(pyridin-4-ylmethyl)amino]butanoic acid Chemical compound CC(C)[C@H](N(C)Cc1ccncc1)C(O)=O UKOYNUQBCJLLCW-NSHDSACASA-N 0.000 description 1
- ZYWNYIURDYKLJJ-JTQLQIEISA-N (2S)-3-methyl-2-[methyl-[2-[(2-methylpropan-2-yl)oxycarbonylamino]ethyl]amino]butanoic acid Chemical compound CC(C)[C@H](N(C)CCNC(=O)OC(C)(C)C)C(O)=O ZYWNYIURDYKLJJ-JTQLQIEISA-N 0.000 description 1
- SKOQCAHPWDFRRS-AWEZNQCLSA-N (2S)-3-methyl-2-[methyl-[2-[4-[(2-methylpropan-2-yl)oxycarbonyl]piperazin-1-yl]ethyl]amino]butanoic acid Chemical compound C(C)(C)(C)OC(=O)N1CCN(CC1)CCN([C@H](C(=O)O)C(C)C)C SKOQCAHPWDFRRS-AWEZNQCLSA-N 0.000 description 1
- LOMNOQFNDBTRMU-NSHDSACASA-N (2S)-3-methyl-2-[methyl-[3-[(2-methylpropan-2-yl)oxycarbonylamino]propyl]amino]butanoic acid Chemical compound C(C)(C)(C)OC(=O)NCCCN([C@H](C(=O)O)C(C)C)C LOMNOQFNDBTRMU-NSHDSACASA-N 0.000 description 1
- YXMZRCLCUMGXIV-ZDUSSCGKSA-N (2S)-3-methyl-2-[methyl-[4-[methyl-[(2-methylpropan-2-yl)oxycarbonyl]amino]butyl]amino]butanoic acid Chemical compound C(C)(C)(C)OC(=O)N(CCCCN([C@H](C(=O)O)C(C)C)C)C YXMZRCLCUMGXIV-ZDUSSCGKSA-N 0.000 description 1
- FGPLXUHJKPHGMD-AWEZNQCLSA-N (2S)-3-methyl-2-[methyl-[[2-[(2-methylpropan-2-yl)oxycarbonylamino]pyridin-4-yl]methyl]amino]butanoic acid Chemical compound C(C)(C)(C)OC(=O)NC1=NC=CC(=C1)CN([C@H](C(=O)O)C(C)C)C FGPLXUHJKPHGMD-AWEZNQCLSA-N 0.000 description 1
- ARRDQERKJYYAOS-HNNXBMFYSA-N (2S)-3-methyl-2-[methyl-[[3-[(2-methylpropan-2-yl)oxycarbonylamino]phenyl]methyl]amino]butanoic acid Chemical compound CC(C)[C@H](N(C)Cc1cccc(NC(=O)OC(C)(C)C)c1)C(O)=O ARRDQERKJYYAOS-HNNXBMFYSA-N 0.000 description 1
- NUSBZJXBLSCJIG-HNNXBMFYSA-N (2S)-3-methyl-2-[methyl-[[4-[(2-methylpropan-2-yl)oxycarbonyloxy]phenyl]methyl]amino]butanoic acid Chemical compound CC(C)[C@H](N(C)Cc1ccc(OC(=O)OC(C)(C)C)cc1)C(O)=O NUSBZJXBLSCJIG-HNNXBMFYSA-N 0.000 description 1
- NIEWBEWCDFGNTM-KXUCPTDWSA-N (2r,3r)-3-hydroxy-2-methyl-3-[(2s)-1-[(2-methylpropan-2-yl)oxycarbonyl]pyrrolidin-2-yl]propanoic acid Chemical compound OC(=O)[C@H](C)[C@@H](O)[C@@H]1CCCN1C(=O)OC(C)(C)C NIEWBEWCDFGNTM-KXUCPTDWSA-N 0.000 description 1
- LNEHHTWYEBGHBY-OUAUKWLOSA-N (2r,3r)-3-methoxy-2-methyl-3-[(2s)-1-[(2-methylpropan-2-yl)oxycarbonyl]pyrrolidin-2-yl]propanoic acid Chemical compound OC(=O)[C@H](C)[C@@H](OC)[C@@H]1CCCN1C(=O)OC(C)(C)C LNEHHTWYEBGHBY-OUAUKWLOSA-N 0.000 description 1
- YJLIKUSWRSEPSM-WGQQHEPDSA-N (2r,3r,4s,5r)-2-[6-amino-8-[(4-phenylphenyl)methylamino]purin-9-yl]-5-(hydroxymethyl)oxolane-3,4-diol Chemical compound C=1C=C(C=2C=CC=CC=2)C=CC=1CNC1=NC=2C(N)=NC=NC=2N1[C@@H]1O[C@H](CO)[C@@H](O)[C@H]1O YJLIKUSWRSEPSM-WGQQHEPDSA-N 0.000 description 1
- WOWDZACBATWTAU-FEFUEGSOSA-N (2s)-2-[[(2s)-2-(dimethylamino)-3-methylbutanoyl]amino]-n-[(3r,4s,5s)-1-[(2s)-2-[(1r,2r)-3-[[(1s,2r)-1-hydroxy-1-phenylpropan-2-yl]amino]-1-methoxy-2-methyl-3-oxopropyl]pyrrolidin-1-yl]-3-methoxy-5-methyl-1-oxoheptan-4-yl]-n,3-dimethylbutanamide Chemical compound CC(C)[C@H](N(C)C)C(=O)N[C@@H](C(C)C)C(=O)N(C)[C@@H]([C@@H](C)CC)[C@H](OC)CC(=O)N1CCC[C@H]1[C@H](OC)[C@@H](C)C(=O)N[C@H](C)[C@@H](O)C1=CC=CC=C1 WOWDZACBATWTAU-FEFUEGSOSA-N 0.000 description 1
- VIJSPAIQWVPKQZ-BLECARSGSA-N (2s)-2-[[(2s)-2-[[(2s)-2-[[(2s)-2-[[(2s)-2-[[(2s)-2-acetamido-5-(diaminomethylideneamino)pentanoyl]amino]-4-methylpentanoyl]amino]-4,4-dimethylpentanoyl]amino]-4-methylpentanoyl]amino]propanoyl]amino]-5-(diaminomethylideneamino)pentanoic acid Chemical compound NC(=N)NCCC[C@@H](C(O)=O)NC(=O)[C@H](C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(C)(C)C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCNC(N)=N)NC(C)=O VIJSPAIQWVPKQZ-BLECARSGSA-N 0.000 description 1
- WWTBZEKOSBFBEM-SPWPXUSOSA-N (2s)-2-[[2-benzyl-3-[hydroxy-[(1r)-2-phenyl-1-(phenylmethoxycarbonylamino)ethyl]phosphoryl]propanoyl]amino]-3-(1h-indol-3-yl)propanoic acid Chemical compound N([C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)O)C(=O)C(CP(O)(=O)[C@H](CC=1C=CC=CC=1)NC(=O)OCC=1C=CC=CC=1)CC1=CC=CC=C1 WWTBZEKOSBFBEM-SPWPXUSOSA-N 0.000 description 1
- CANZBRDGRHNSGZ-NSHDSACASA-N (2s)-3-methyl-2-(phenylmethoxycarbonylamino)butanoic acid Chemical compound CC(C)[C@@H](C(O)=O)NC(=O)OCC1=CC=CC=C1 CANZBRDGRHNSGZ-NSHDSACASA-N 0.000 description 1
- XPUAXAVJMJDPDH-QMMMGPOBSA-N (2s)-3-methyl-2-[methyl-[(2-methylpropan-2-yl)oxycarbonyl]amino]butanoic acid Chemical compound CC(C)[C@@H](C(O)=O)N(C)C(=O)OC(C)(C)C XPUAXAVJMJDPDH-QMMMGPOBSA-N 0.000 description 1
- GPAVORZIWQTJJQ-JQWIXIFHSA-N (2s,3s)-2-(benzylazaniumyl)-3-methylpentanoate Chemical compound CC[C@H](C)[C@@H](C([O-])=O)[NH2+]CC1=CC=CC=C1 GPAVORZIWQTJJQ-JQWIXIFHSA-N 0.000 description 1
- JPXSDNBZAYWWCL-GXTWGEPZSA-N (2s,3s)-2-[benzyl(methyl)amino]-3-methylpentan-1-ol Chemical compound CC[C@H](C)[C@@H](CO)N(C)CC1=CC=CC=C1 JPXSDNBZAYWWCL-GXTWGEPZSA-N 0.000 description 1
- NSAOXKPVHLQAKC-GXTWGEPZSA-N (2s,3s)-2-[benzyl(methyl)amino]-3-methylpentanal Chemical compound CC[C@H](C)[C@@H](C=O)N(C)CC1=CC=CC=C1 NSAOXKPVHLQAKC-GXTWGEPZSA-N 0.000 description 1
- UMCNRCSUWIPPOC-AAEUAGOBSA-N (2s,3s)-2-[benzyl(methyl)amino]-3-methylpentanoic acid Chemical compound CC[C@H](C)[C@@H](C(O)=O)N(C)CC1=CC=CC=C1 UMCNRCSUWIPPOC-AAEUAGOBSA-N 0.000 description 1
- OJZQOQNSUZLSMV-UHFFFAOYSA-N (3-aminophenyl)methanol Chemical compound NC1=CC=CC(CO)=C1 OJZQOQNSUZLSMV-UHFFFAOYSA-N 0.000 description 1
- VCNQGPNDXZSQTF-INDBHYJMSA-N (3r,4s,5s)-4-[[(2s)-2-(9h-fluoren-9-ylmethoxycarbonylamino)-3-methylbutanoyl]-methylamino]-3-methoxy-5-methylheptanoic acid Chemical compound C1=CC=C2C(COC(=O)N[C@H](C(=O)N(C)[C@H]([C@@H](CC(O)=O)OC)[C@@H](C)CC)C(C)C)C3=CC=CC=C3C2=C1 VCNQGPNDXZSQTF-INDBHYJMSA-N 0.000 description 1
- IPRPPFIAVHPVJH-UHFFFAOYSA-N (4-hydroxyphenyl)acetaldehyde Chemical compound OC1=CC=C(CC=O)C=C1 IPRPPFIAVHPVJH-UHFFFAOYSA-N 0.000 description 1
- PPIBJOQGAJBQDF-VXNVDRBHSA-N (4r,5s)-4-methyl-5-phenyl-1,3-oxazolidin-2-one Chemical compound C[C@H]1NC(=O)O[C@H]1C1=CC=CC=C1 PPIBJOQGAJBQDF-VXNVDRBHSA-N 0.000 description 1
- ZMRFZBKROHCLIL-BXKDBHETSA-N (4r,5s)-4-methyl-5-phenyl-3-propanoyl-1,3-oxazolidin-2-one Chemical compound O1C(=O)N(C(=O)CC)[C@H](C)[C@@H]1C1=CC=CC=C1 ZMRFZBKROHCLIL-BXKDBHETSA-N 0.000 description 1
- KTZQTRPPVKQPFO-UHFFFAOYSA-N 1,2-benzoxazole Chemical compound C1=CC=C2C=NOC2=C1 KTZQTRPPVKQPFO-UHFFFAOYSA-N 0.000 description 1
- FTNJQNQLEGKTGD-UHFFFAOYSA-N 1,3-benzodioxole Chemical compound C1=CC=C2OCOC2=C1 FTNJQNQLEGKTGD-UHFFFAOYSA-N 0.000 description 1
- BCMCBBGGLRIHSE-UHFFFAOYSA-N 1,3-benzoxazole Chemical compound C1=CC=C2OC=NC2=C1 BCMCBBGGLRIHSE-UHFFFAOYSA-N 0.000 description 1
- ASOKPJOREAFHNY-UHFFFAOYSA-N 1-Hydroxybenzotriazole Chemical compound C1=CC=C2N(O)N=NC2=C1 ASOKPJOREAFHNY-UHFFFAOYSA-N 0.000 description 1
- KQZLRWGGWXJPOS-NLFPWZOASA-N 1-[(1R)-1-(2,4-dichlorophenyl)ethyl]-6-[(4S,5R)-4-[(2S)-2-(hydroxymethyl)pyrrolidin-1-yl]-5-methylcyclohexen-1-yl]pyrazolo[3,4-b]pyrazine-3-carbonitrile Chemical compound ClC1=C(C=CC(=C1)Cl)[C@@H](C)N1N=C(C=2C1=NC(=CN=2)C1=CC[C@@H]([C@@H](C1)C)N1[C@@H](CCC1)CO)C#N KQZLRWGGWXJPOS-NLFPWZOASA-N 0.000 description 1
- WZZBNLYBHUDSHF-DHLKQENFSA-N 1-[(3s,4s)-4-[8-(2-chloro-4-pyrimidin-2-yloxyphenyl)-7-fluoro-2-methylimidazo[4,5-c]quinolin-1-yl]-3-fluoropiperidin-1-yl]-2-hydroxyethanone Chemical compound CC1=NC2=CN=C3C=C(F)C(C=4C(=CC(OC=5N=CC=CN=5)=CC=4)Cl)=CC3=C2N1[C@H]1CCN(C(=O)CO)C[C@@H]1F WZZBNLYBHUDSHF-DHLKQENFSA-N 0.000 description 1
- XEZNGIUYQVAUSS-UHFFFAOYSA-N 18-crown-6 Chemical compound C1COCCOCCOCCOCCOCCO1 XEZNGIUYQVAUSS-UHFFFAOYSA-N 0.000 description 1
- HYZJCKYKOHLVJF-UHFFFAOYSA-N 1H-benzimidazole Chemical compound C1=CC=C2NC=NC2=C1 HYZJCKYKOHLVJF-UHFFFAOYSA-N 0.000 description 1
- XYHKNCXZYYTLRG-UHFFFAOYSA-N 1h-imidazole-2-carbaldehyde Chemical compound O=CC1=NC=CN1 XYHKNCXZYYTLRG-UHFFFAOYSA-N 0.000 description 1
- HJKLEAOXCZIMPI-UHFFFAOYSA-N 2,2-diethoxyethanamine Chemical class CCOC(CN)OCC HJKLEAOXCZIMPI-UHFFFAOYSA-N 0.000 description 1
- HGUFODBRKLSHSI-UHFFFAOYSA-N 2,3,7,8-tetrachloro-dibenzo-p-dioxin Chemical compound O1C2=CC(Cl)=C(Cl)C=C2OC2=C1C=C(Cl)C(Cl)=C2 HGUFODBRKLSHSI-UHFFFAOYSA-N 0.000 description 1
- FJRPOHLDJUJARI-UHFFFAOYSA-N 2,3-dihydro-1,2-oxazole Chemical compound C1NOC=C1 FJRPOHLDJUJARI-UHFFFAOYSA-N 0.000 description 1
- YJUFGFXVASPYFQ-UHFFFAOYSA-N 2,3-dihydro-1-benzothiophene Chemical compound C1=CC=C2SCCC2=C1 YJUFGFXVASPYFQ-UHFFFAOYSA-N 0.000 description 1
- GIAFURWZWWWBQT-UHFFFAOYSA-N 2-(2-aminoethoxy)ethanol Chemical compound NCCOCCO GIAFURWZWWWBQT-UHFFFAOYSA-N 0.000 description 1
- QUVGSOFBCJZNFQ-UHFFFAOYSA-N 2-(2-hydroxyethoxy)ethylcarbamic acid Chemical compound OCCOCCNC(O)=O QUVGSOFBCJZNFQ-UHFFFAOYSA-N 0.000 description 1
- KNLDUZYOURDALF-JTQLQIEISA-N 2-[(1s)-1-azido-2-phenylethyl]-1,3-thiazole Chemical compound C([C@H](N=[N+]=[N-])C=1SC=CN=1)C1=CC=CC=C1 KNLDUZYOURDALF-JTQLQIEISA-N 0.000 description 1
- FMKGJQHNYMWDFJ-CVEARBPZSA-N 2-[[4-(2,2-difluoropropoxy)pyrimidin-5-yl]methylamino]-4-[[(1R,4S)-4-hydroxy-3,3-dimethylcyclohexyl]amino]pyrimidine-5-carbonitrile Chemical compound FC(COC1=NC=NC=C1CNC1=NC=C(C(=N1)N[C@H]1CC([C@H](CC1)O)(C)C)C#N)(C)F FMKGJQHNYMWDFJ-CVEARBPZSA-N 0.000 description 1
- RXNZFHIEDZEUQM-UHFFFAOYSA-N 2-bromo-1,3-thiazole Chemical compound BrC1=NC=CS1 RXNZFHIEDZEUQM-UHFFFAOYSA-N 0.000 description 1
- AVQUQUPRIYRNFZ-UHFFFAOYSA-N 2-phenyl-1-(1,3-thiazol-2-yl)ethanone Chemical compound N=1C=CSC=1C(=O)CC1=CC=CC=C1 AVQUQUPRIYRNFZ-UHFFFAOYSA-N 0.000 description 1
- WFCSWCVEJLETKA-UHFFFAOYSA-N 2-piperazin-1-ylethanol Chemical compound OCCN1CCNCC1 WFCSWCVEJLETKA-UHFFFAOYSA-N 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- 125000004105 2-pyridyl group Chemical group N1=C([*])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- PVTXJGJDOHYFOX-UHFFFAOYSA-N 2h-1,4-benzoxazine Chemical compound C1=CC=C2N=CCOC2=C1 PVTXJGJDOHYFOX-UHFFFAOYSA-N 0.000 description 1
- PXXMSHBZYAOHBD-UHFFFAOYSA-N 3,3-diethoxypropan-1-amine Chemical compound CCOC(CCN)OCC PXXMSHBZYAOHBD-UHFFFAOYSA-N 0.000 description 1
- 125000002774 3,4-dimethoxybenzyl group Chemical group [H]C1=C([H])C(=C([H])C(OC([H])([H])[H])=C1OC([H])([H])[H])C([H])([H])* 0.000 description 1
- FPQQSJJWHUJYPU-UHFFFAOYSA-N 3-(dimethylamino)propyliminomethylidene-ethylazanium;chloride Chemical compound Cl.CCN=C=NCCCN(C)C FPQQSJJWHUJYPU-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- GFLPSABXBDCMCN-UHFFFAOYSA-N 4,4-diethoxybutan-1-amine Chemical compound CCOC(OCC)CCCN GFLPSABXBDCMCN-UHFFFAOYSA-N 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- WYFCZWSWFGJODV-MIANJLSGSA-N 4-[[(1s)-2-[(e)-3-[3-chloro-2-fluoro-6-(tetrazol-1-yl)phenyl]prop-2-enoyl]-5-(4-methyl-2-oxopiperazin-1-yl)-3,4-dihydro-1h-isoquinoline-1-carbonyl]amino]benzoic acid Chemical compound O=C1CN(C)CCN1C1=CC=CC2=C1CCN(C(=O)\C=C\C=1C(=CC=C(Cl)C=1F)N1N=NN=C1)[C@@H]2C(=O)NC1=CC=C(C(O)=O)C=C1 WYFCZWSWFGJODV-MIANJLSGSA-N 0.000 description 1
- 125000004172 4-methoxyphenyl group Chemical group [H]C1=C([H])C(OC([H])([H])[H])=C([H])C([H])=C1* 0.000 description 1
- BXRFQSNOROATLV-UHFFFAOYSA-N 4-nitrobenzaldehyde Chemical compound [O-][N+](=O)C1=CC=C(C=O)C=C1 BXRFQSNOROATLV-UHFFFAOYSA-N 0.000 description 1
- 125000000339 4-pyridyl group Chemical group N1=C([H])C([H])=C([*])C([H])=C1[H] 0.000 description 1
- OCKGFTQIICXDQW-ZEQRLZLVSA-N 5-[(1r)-1-hydroxy-2-[4-[(2r)-2-hydroxy-2-(4-methyl-1-oxo-3h-2-benzofuran-5-yl)ethyl]piperazin-1-yl]ethyl]-4-methyl-3h-2-benzofuran-1-one Chemical compound C1=C2C(=O)OCC2=C(C)C([C@@H](O)CN2CCN(CC2)C[C@H](O)C2=CC=C3C(=O)OCC3=C2C)=C1 OCKGFTQIICXDQW-ZEQRLZLVSA-N 0.000 description 1
- XFJBGINZIMNZBW-CRAIPNDOSA-N 5-chloro-2-[4-[(1r,2s)-2-[2-(5-methylsulfonylpyridin-2-yl)oxyethyl]cyclopropyl]piperidin-1-yl]pyrimidine Chemical compound N1=CC(S(=O)(=O)C)=CC=C1OCC[C@H]1[C@@H](C2CCN(CC2)C=2N=CC(Cl)=CN=2)C1 XFJBGINZIMNZBW-CRAIPNDOSA-N 0.000 description 1
- 206010000830 Acute leukaemia Diseases 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 1
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 1
- 239000005695 Ammonium acetate Substances 0.000 description 1
- 239000004475 Arginine Substances 0.000 description 1
- KYNSBQPICQTCGU-UHFFFAOYSA-N Benzopyrane Chemical compound C1=CC=C2C=CCOC2=C1 KYNSBQPICQTCGU-UHFFFAOYSA-N 0.000 description 1
- 206010006187 Breast cancer Diseases 0.000 description 1
- COVZYZSDYWQREU-UHFFFAOYSA-N Busulfan Chemical compound CS(=O)(=O)OCCCCOS(C)(=O)=O COVZYZSDYWQREU-UHFFFAOYSA-N 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- KUVMSBFMXLNNSW-FQEVSTJZSA-N CC(C)[C@H](N(C)CCCCN(C)C(=O)OC(C)(C)C)C(=O)OCc1ccccc1 Chemical compound CC(C)[C@H](N(C)CCCCN(C)C(=O)OC(C)(C)C)C(=O)OCc1ccccc1 KUVMSBFMXLNNSW-FQEVSTJZSA-N 0.000 description 1
- JKWIETAIVGZRTH-NRFANRHFSA-N CC(C)[C@H](N(C)CCN1CCN(CC1)C(=O)OC(C)(C)C)C(=O)OCc1ccccc1 Chemical compound CC(C)[C@H](N(C)CCN1CCN(CC1)C(=O)OC(C)(C)C)C(=O)OCc1ccccc1 JKWIETAIVGZRTH-NRFANRHFSA-N 0.000 description 1
- KCBAMQOKOLXLOX-BSZYMOERSA-N CC1=C(SC=N1)C2=CC=C(C=C2)[C@H](C)NC(=O)[C@@H]3C[C@H](CN3C(=O)[C@H](C(C)(C)C)NC(=O)CCCCCCCCCCNCCCONC(=O)C4=C(C(=C(C=C4)F)F)NC5=C(C=C(C=C5)I)F)O Chemical compound CC1=C(SC=N1)C2=CC=C(C=C2)[C@H](C)NC(=O)[C@@H]3C[C@H](CN3C(=O)[C@H](C(C)(C)C)NC(=O)CCCCCCCCCCNCCCONC(=O)C4=C(C(=C(C=C4)F)F)NC5=C(C=C(C=C5)I)F)O KCBAMQOKOLXLOX-BSZYMOERSA-N 0.000 description 1
- BQXUPNKLZNSUMC-YUQWMIPFSA-N CCN(CCCCCOCC(=O)N[C@H](C(=O)N1C[C@H](O)C[C@H]1C(=O)N[C@@H](C)c1ccc(cc1)-c1scnc1C)C(C)(C)C)CCOc1ccc(cc1)C(=O)c1c(sc2cc(O)ccc12)-c1ccc(O)cc1 Chemical compound CCN(CCCCCOCC(=O)N[C@H](C(=O)N1C[C@H](O)C[C@H]1C(=O)N[C@@H](C)c1ccc(cc1)-c1scnc1C)C(C)(C)C)CCOc1ccc(cc1)C(=O)c1c(sc2cc(O)ccc12)-c1ccc(O)cc1 BQXUPNKLZNSUMC-YUQWMIPFSA-N 0.000 description 1
- KLWPJMFMVPTNCC-UHFFFAOYSA-N Camptothecin Natural products CCC1(O)C(=O)OCC2=C1C=C3C4Nc5ccccc5C=C4CN3C2=O KLWPJMFMVPTNCC-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- 229940126639 Compound 33 Drugs 0.000 description 1
- 241000237378 Dolabella auricularia Species 0.000 description 1
- OFDNQWIFNXBECV-UHFFFAOYSA-N Dolastatin 10 Natural products CC(C)C(N(C)C)C(=O)NC(C(C)C)C(=O)N(C)C(C(C)CC)C(OC)CC(=O)N1CCCC1C(OC)C(C)C(=O)NC(C=1SC=CN=1)CC1=CC=CC=C1 OFDNQWIFNXBECV-UHFFFAOYSA-N 0.000 description 1
- 239000006145 Eagle's minimal essential medium Substances 0.000 description 1
- LVGKNOAMLMIIKO-UHFFFAOYSA-N Elaidinsaeure-aethylester Natural products CCCCCCCCC=CCCCCCCCC(=O)OCC LVGKNOAMLMIIKO-UHFFFAOYSA-N 0.000 description 1
- 101000610640 Homo sapiens U4/U6 small nuclear ribonucleoprotein Prp3 Proteins 0.000 description 1
- SIKJAQJRHWYJAI-UHFFFAOYSA-N Indole Chemical compound C1=CC=C2NC=CC2=C1 SIKJAQJRHWYJAI-UHFFFAOYSA-N 0.000 description 1
- AGPKZVBTJJNPAG-WHFBIAKZSA-N L-isoleucine Chemical compound CC[C@H](C)[C@H](N)C(O)=O AGPKZVBTJJNPAG-WHFBIAKZSA-N 0.000 description 1
- 229930182844 L-isoleucine Natural products 0.000 description 1
- KZSNJWFQEVHDMF-BYPYZUCNSA-N L-valine Chemical compound CC(C)[C@H](N)C(O)=O KZSNJWFQEVHDMF-BYPYZUCNSA-N 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- 229910010084 LiAlH4 Inorganic materials 0.000 description 1
- 206010058467 Lung neoplasm malignant Diseases 0.000 description 1
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 1
- 239000004472 Lysine Substances 0.000 description 1
- 206010027476 Metastases Diseases 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 241000237852 Mollusca Species 0.000 description 1
- NQTADLQHYWFPDB-UHFFFAOYSA-N N-Hydroxysuccinimide Chemical compound ON1C(=O)CCC1=O NQTADLQHYWFPDB-UHFFFAOYSA-N 0.000 description 1
- LVDRREOUMKACNJ-BKMJKUGQSA-N N-[(2R,3S)-2-(4-chlorophenyl)-1-(1,4-dimethyl-2-oxoquinolin-7-yl)-6-oxopiperidin-3-yl]-2-methylpropane-1-sulfonamide Chemical compound CC(C)CS(=O)(=O)N[C@H]1CCC(=O)N([C@@H]1c1ccc(Cl)cc1)c1ccc2c(C)cc(=O)n(C)c2c1 LVDRREOUMKACNJ-BKMJKUGQSA-N 0.000 description 1
- ZDZOTLJHXYCWBA-VCVYQWHSSA-N N-debenzoyl-N-(tert-butoxycarbonyl)-10-deacetyltaxol Chemical compound O([C@H]1[C@H]2[C@@](C([C@H](O)C3=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)OC(C)(C)C)C=4C=CC=CC=4)C[C@]1(O)C3(C)C)=O)(C)[C@@H](O)C[C@H]1OC[C@]12OC(=O)C)C(=O)C1=CC=CC=C1 ZDZOTLJHXYCWBA-VCVYQWHSSA-N 0.000 description 1
- OPFJDXRVMFKJJO-ZHHKINOHSA-N N-{[3-(2-benzamido-4-methyl-1,3-thiazol-5-yl)-pyrazol-5-yl]carbonyl}-G-dR-G-dD-dD-dD-NH2 Chemical compound S1C(C=2NN=C(C=2)C(=O)NCC(=O)N[C@H](CCCN=C(N)N)C(=O)NCC(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC(O)=O)C(N)=O)=C(C)N=C1NC(=O)C1=CC=CC=C1 OPFJDXRVMFKJJO-ZHHKINOHSA-N 0.000 description 1
- QOVYHDHLFPKQQG-NDEPHWFRSA-N N[C@@H](CCC(=O)N1CCC(CC1)NC1=C2C=CC=CC2=NC(NCC2=CN(CCCNCCCNC3CCCCC3)N=N2)=N1)C(O)=O Chemical compound N[C@@H](CCC(=O)N1CCC(CC1)NC1=C2C=CC=CC2=NC(NCC2=CN(CCCNCCCNC3CCCCC3)N=N2)=N1)C(O)=O QOVYHDHLFPKQQG-NDEPHWFRSA-N 0.000 description 1
- ZCQWOFVYLHDMMC-UHFFFAOYSA-N Oxazole Chemical compound C1=COC=N1 ZCQWOFVYLHDMMC-UHFFFAOYSA-N 0.000 description 1
- 239000005662 Paraffin oil Substances 0.000 description 1
- BELBBZDIHDAJOR-UHFFFAOYSA-N Phenolsulfonephthalein Chemical compound C1=CC(O)=CC=C1C1(C=2C=CC(O)=CC=2)C2=CC=CC=C2S(=O)(=O)O1 BELBBZDIHDAJOR-UHFFFAOYSA-N 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 1
- 239000012980 RPMI-1640 medium Substances 0.000 description 1
- 206010038389 Renal cancer Diseases 0.000 description 1
- 101001110823 Saccharomyces cerevisiae (strain ATCC 204508 / S288c) 60S ribosomal protein L6-A Proteins 0.000 description 1
- 101000712176 Saccharomyces cerevisiae (strain ATCC 204508 / S288c) 60S ribosomal protein L6-B Proteins 0.000 description 1
- 101100485158 Salmonella typhimurium (strain LT2 / SGSC1412 / ATCC 700720) wzzE gene Proteins 0.000 description 1
- PNUZDKCDAWUEGK-CYZMBNFOSA-N Sitafloxacin Chemical compound C([C@H]1N)N(C=2C(=C3C(C(C(C(O)=O)=CN3[C@H]3[C@H](C3)F)=O)=CC=2F)Cl)CC11CC1 PNUZDKCDAWUEGK-CYZMBNFOSA-N 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical group [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- 102100040374 U4/U6 small nuclear ribonucleoprotein Prp3 Human genes 0.000 description 1
- LJOOWESTVASNOG-UFJKPHDISA-N [(1s,3r,4ar,7s,8s,8as)-3-hydroxy-8-[2-[(4r)-4-hydroxy-6-oxooxan-2-yl]ethyl]-7-methyl-1,2,3,4,4a,7,8,8a-octahydronaphthalen-1-yl] (2s)-2-methylbutanoate Chemical compound C([C@H]1[C@@H](C)C=C[C@H]2C[C@@H](O)C[C@@H]([C@H]12)OC(=O)[C@@H](C)CC)CC1C[C@@H](O)CC(=O)O1 LJOOWESTVASNOG-UFJKPHDISA-N 0.000 description 1
- IOSLINNLJFQMFF-XMMPIXPASA-N [(2R)-1-[[4-[[3-[(4-fluorophenyl)methylsulfanyl]phenoxy]methyl]phenyl]methyl]pyrrolidin-2-yl]methanol Chemical compound FC1=CC=C(CSC=2C=C(OCC3=CC=C(CN4[C@H](CCC4)CO)C=C3)C=CC=2)C=C1 IOSLINNLJFQMFF-XMMPIXPASA-N 0.000 description 1
- TUXYPYQILWEWPJ-UHFFFAOYSA-N [1,3]dioxolo[4,5-c]pyridine Chemical compound C1=NC=C2OCOC2=C1 TUXYPYQILWEWPJ-UHFFFAOYSA-N 0.000 description 1
- NBDJXELYELLTLY-UHFFFAOYSA-N [Si](C)(C)(C(C)(C)C)OCCOCCN(C(OC(C)(C)C)=O)C Chemical compound [Si](C)(C)(C(C)(C)C)OCCOCCN(C(OC(C)(C)C)=O)C NBDJXELYELLTLY-UHFFFAOYSA-N 0.000 description 1
- SMNRFWMNPDABKZ-WVALLCKVSA-N [[(2R,3S,4R,5S)-5-(2,6-dioxo-3H-pyridin-3-yl)-3,4-dihydroxyoxolan-2-yl]methoxy-hydroxyphosphoryl] [[[(2R,3S,4S,5R,6R)-4-fluoro-3,5-dihydroxy-6-(hydroxymethyl)oxan-2-yl]oxy-hydroxyphosphoryl]oxy-hydroxyphosphoryl] hydrogen phosphate Chemical compound OC[C@H]1O[C@H](OP(O)(=O)OP(O)(=O)OP(O)(=O)OP(O)(=O)OC[C@H]2O[C@H]([C@H](O)[C@@H]2O)C2C=CC(=O)NC2=O)[C@H](O)[C@@H](F)[C@@H]1O SMNRFWMNPDABKZ-WVALLCKVSA-N 0.000 description 1
- SORGEQQSQGNZFI-UHFFFAOYSA-N [azido(phenoxy)phosphoryl]oxybenzene Chemical compound C=1C=CC=CC=1OP(=O)(N=[N+]=[N-])OC1=CC=CC=C1 SORGEQQSQGNZFI-UHFFFAOYSA-N 0.000 description 1
- IKHGUXGNUITLKF-XPULMUKRSA-N acetaldehyde Chemical compound [14CH]([14CH3])=O IKHGUXGNUITLKF-XPULMUKRSA-N 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- 230000001154 acute effect Effects 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 238000013019 agitation Methods 0.000 description 1
- 229910001413 alkali metal ion Inorganic materials 0.000 description 1
- 229910001420 alkaline earth metal ion Inorganic materials 0.000 description 1
- 125000003342 alkenyl group Chemical group 0.000 description 1
- AZDRQVAHHNSJOQ-UHFFFAOYSA-N alumane Chemical class [AlH3] AZDRQVAHHNSJOQ-UHFFFAOYSA-N 0.000 description 1
- 229910052782 aluminium Inorganic materials 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- 229940024606 amino acid Drugs 0.000 description 1
- 150000001413 amino acids Chemical class 0.000 description 1
- 229910021529 ammonia Inorganic materials 0.000 description 1
- 235000019257 ammonium acetate Nutrition 0.000 description 1
- 229940043376 ammonium acetate Drugs 0.000 description 1
- 235000019270 ammonium chloride Nutrition 0.000 description 1
- APKFDSVGJQXUKY-INPOYWNPSA-N amphotericin B Chemical compound O[C@H]1[C@@H](N)[C@H](O)[C@@H](C)O[C@H]1O[C@H]1/C=C/C=C/C=C/C=C/C=C/C=C/C=C/[C@H](C)[C@@H](O)[C@@H](C)[C@H](C)OC(=O)C[C@H](O)C[C@H](O)CC[C@@H](O)[C@H](O)C[C@H](O)C[C@](O)(C[C@H](O)[C@H]2C(O)=O)O[C@H]2C1 APKFDSVGJQXUKY-INPOYWNPSA-N 0.000 description 1
- 239000004599 antimicrobial Substances 0.000 description 1
- 229940041181 antineoplastic drug Drugs 0.000 description 1
- 239000003101 antineoplastic hormone agonist and antagonist Substances 0.000 description 1
- 210000000436 anus Anatomy 0.000 description 1
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- XRWSZZJLZRKHHD-WVWIJVSJSA-N asunaprevir Chemical compound O=C([C@@H]1C[C@H](CN1C(=O)[C@@H](NC(=O)OC(C)(C)C)C(C)(C)C)OC1=NC=C(C2=CC=C(Cl)C=C21)OC)N[C@]1(C(=O)NS(=O)(=O)C2CC2)C[C@H]1C=C XRWSZZJLZRKHHD-WVWIJVSJSA-N 0.000 description 1
- 125000004429 atom Chemical group 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical group [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- RFRXIWQYSOIBDI-UHFFFAOYSA-N benzarone Chemical compound CCC=1OC2=CC=CC=C2C=1C(=O)C1=CC=C(O)C=C1 RFRXIWQYSOIBDI-UHFFFAOYSA-N 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid group Chemical group C(C1=CC=CC=C1)(=O)O WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- MHNAQMZWYLUDLK-FQEVSTJZSA-N benzyl (2S)-2-[2-(4-hydroxyphenyl)ethyl-methylamino]-3-methylbutanoate Chemical compound CC(C)[C@H](N(C)CCc1ccc(O)cc1)C(=O)OCc1ccccc1 MHNAQMZWYLUDLK-FQEVSTJZSA-N 0.000 description 1
- NSEMGTSIPYHFJZ-SFHVURJKSA-N benzyl (2S)-3-methyl-2-[methyl(pyridin-4-ylmethyl)amino]butanoate Chemical compound CC(C)[C@H](N(C)Cc1ccncc1)C(=O)OCc1ccccc1 NSEMGTSIPYHFJZ-SFHVURJKSA-N 0.000 description 1
- AQUKGEIVMIHNMI-HNNXBMFYSA-N benzyl (2S)-3-methyl-2-[methyl-[(2-methylpropan-2-yl)oxycarbonyl]amino]butanoate Chemical compound CC(C)[C@H](N(C)C(=O)OC(C)(C)C)C(=O)OCc1ccccc1 AQUKGEIVMIHNMI-HNNXBMFYSA-N 0.000 description 1
- WVHQCDJCLYPEFN-KRWDZBQOSA-N benzyl (2S)-3-methyl-2-[methyl-[2-[(2-methylpropan-2-yl)oxycarbonylamino]ethyl]amino]butanoate Chemical compound C(C)(C)(C)OC(=O)NCCN([C@H](C(=O)OCC1=CC=CC=C1)C(C)C)C WVHQCDJCLYPEFN-KRWDZBQOSA-N 0.000 description 1
- HVKDDSWVRFTELN-NRFANRHFSA-N benzyl (2S)-3-methyl-2-[methyl-[[2-[(2-methylpropan-2-yl)oxycarbonylamino]pyridin-4-yl]methyl]amino]butanoate Chemical compound CC(C)[C@H](N(C)Cc1ccnc(NC(=O)OC(C)(C)C)c1)C(=O)OCc1ccccc1 HVKDDSWVRFTELN-NRFANRHFSA-N 0.000 description 1
- HVYZFVPZRAIEGY-QFIPXVFZSA-N benzyl (2S)-3-methyl-2-[methyl-[[3-[(2-methylpropan-2-yl)oxycarbonylamino]phenyl]methyl]amino]butanoate Chemical compound CC(C)[C@H](N(C)Cc1cccc(NC(=O)OC(C)(C)C)c1)C(=O)OCc1ccccc1 HVYZFVPZRAIEGY-QFIPXVFZSA-N 0.000 description 1
- IIOWXLQHGRGBOA-YDALLXLXSA-N benzyl (2s)-3-methyl-2-(methylamino)butanoate;hydrochloride Chemical compound Cl.CN[C@@H](C(C)C)C(=O)OCC1=CC=CC=C1 IIOWXLQHGRGBOA-YDALLXLXSA-N 0.000 description 1
- PUJDIJCNWFYVJX-UHFFFAOYSA-N benzyl carbamate Chemical class NC(=O)OCC1=CC=CC=C1 PUJDIJCNWFYVJX-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-N beta-phenylpropanoic acid Natural products OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 1
- 210000000481 breast Anatomy 0.000 description 1
- 201000008274 breast adenocarcinoma Diseases 0.000 description 1
- 208000014581 breast ductal adenocarcinoma Diseases 0.000 description 1
- 201000010983 breast ductal carcinoma Diseases 0.000 description 1
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 210000004899 c-terminal region Anatomy 0.000 description 1
- AXCZMVOFGPJBDE-UHFFFAOYSA-L calcium dihydroxide Chemical compound [OH-].[OH-].[Ca+2] AXCZMVOFGPJBDE-UHFFFAOYSA-L 0.000 description 1
- 239000000920 calcium hydroxide Substances 0.000 description 1
- 229910001861 calcium hydroxide Inorganic materials 0.000 description 1
- 244000309466 calf Species 0.000 description 1
- VSJKWCGYPAHWDS-FQEVSTJZSA-N camptothecin Chemical compound C1=CC=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 VSJKWCGYPAHWDS-FQEVSTJZSA-N 0.000 description 1
- 229940127093 camptothecin Drugs 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- 150000004657 carbamic acid derivatives Chemical class 0.000 description 1
- 229960005243 carmustine Drugs 0.000 description 1
- 238000004113 cell culture Methods 0.000 description 1
- 230000010261 cell growth Effects 0.000 description 1
- 238000001516 cell proliferation assay Methods 0.000 description 1
- 230000003833 cell viability Effects 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 238000002512 chemotherapy Methods 0.000 description 1
- VZWXIQHBIQLMPN-UHFFFAOYSA-N chromane Chemical compound C1=CC=C2CCCOC2=C1 VZWXIQHBIQLMPN-UHFFFAOYSA-N 0.000 description 1
- QZHPTGXQGDFGEN-UHFFFAOYSA-N chromene Chemical compound C1=CC=C2C=C[CH]OC2=C1 QZHPTGXQGDFGEN-UHFFFAOYSA-N 0.000 description 1
- 208000024207 chronic leukemia Diseases 0.000 description 1
- 239000011248 coating agent Substances 0.000 description 1
- 238000000576 coating method Methods 0.000 description 1
- 229940110456 cocoa butter Drugs 0.000 description 1
- 235000019868 cocoa butter Nutrition 0.000 description 1
- 210000001072 colon Anatomy 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 230000000295 complement effect Effects 0.000 description 1
- 229940125773 compound 10 Drugs 0.000 description 1
- 229940126086 compound 21 Drugs 0.000 description 1
- 229940126208 compound 22 Drugs 0.000 description 1
- 229940125833 compound 23 Drugs 0.000 description 1
- 229940125961 compound 24 Drugs 0.000 description 1
- 229940127204 compound 29 Drugs 0.000 description 1
- 229940125877 compound 31 Drugs 0.000 description 1
- 229940127113 compound 57 Drugs 0.000 description 1
- 229940125900 compound 59 Drugs 0.000 description 1
- 239000012059 conventional drug carrier Substances 0.000 description 1
- FAVAVMFXAKZTMV-UHFFFAOYSA-N dibutylboranyl trifluoromethanesulfonate Chemical compound CCCCB(CCCC)OS(=O)(=O)C(F)(F)F FAVAVMFXAKZTMV-UHFFFAOYSA-N 0.000 description 1
- MTHSVFCYNBDYFN-UHFFFAOYSA-N diethylene glycol Chemical compound OCCOCCO MTHSVFCYNBDYFN-UHFFFAOYSA-N 0.000 description 1
- 229940043279 diisopropylamine Drugs 0.000 description 1
- JMRYOSQOYJBDOI-UHFFFAOYSA-N dilithium;di(propan-2-yl)azanide Chemical compound [Li+].CC(C)[N-]C(C)C.CC(C)N([Li])C(C)C JMRYOSQOYJBDOI-UHFFFAOYSA-N 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- MKRTXPORKIRPDG-UHFFFAOYSA-N diphenylphosphoryl azide Chemical compound C=1C=CC=CC=1P(=O)(N=[N+]=[N-])C1=CC=CC=C1 MKRTXPORKIRPDG-UHFFFAOYSA-N 0.000 description 1
- 239000002270 dispersing agent Substances 0.000 description 1
- VSJKWCGYPAHWDS-UHFFFAOYSA-N dl-camptothecin Natural products C1=CC=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)C5(O)CC)C4=NC2=C1 VSJKWCGYPAHWDS-UHFFFAOYSA-N 0.000 description 1
- DLNKOYKMWOXYQA-UHFFFAOYSA-N dl-pseudophenylpropanolamine Natural products CC(N)C(O)C1=CC=CC=C1 DLNKOYKMWOXYQA-UHFFFAOYSA-N 0.000 description 1
- 108010045524 dolastatin 10 Proteins 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 231100000673 dose–response relationship Toxicity 0.000 description 1
- 239000008298 dragée Substances 0.000 description 1
- 238000009510 drug design Methods 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 238000000132 electrospray ionisation Methods 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 230000001804 emulsifying effect Effects 0.000 description 1
- 150000002081 enamines Chemical class 0.000 description 1
- 210000003238 esophagus Anatomy 0.000 description 1
- FAMRKDQNMBBFBR-UHFFFAOYSA-N ethyl n-ethoxycarbonyliminocarbamate Chemical compound CCOC(=O)N=NC(=O)OCC FAMRKDQNMBBFBR-UHFFFAOYSA-N 0.000 description 1
- LVGKNOAMLMIIKO-QXMHVHEDSA-N ethyl oleate Chemical compound CCCCCCCC\C=C/CCCCCCCC(=O)OCC LVGKNOAMLMIIKO-QXMHVHEDSA-N 0.000 description 1
- 229940093471 ethyl oleate Drugs 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 239000003889 eye drop Substances 0.000 description 1
- 229940012356 eye drops Drugs 0.000 description 1
- 230000001605 fetal effect Effects 0.000 description 1
- 239000012467 final product Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- ZYXBIOIYWUIXSM-UHFFFAOYSA-N furo[2,3-c]pyridine Chemical compound C1=NC=C2OC=CC2=C1 ZYXBIOIYWUIXSM-UHFFFAOYSA-N 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 125000005456 glyceride group Chemical group 0.000 description 1
- 239000008187 granular material Substances 0.000 description 1
- 125000005843 halogen group Chemical group 0.000 description 1
- 210000003128 head Anatomy 0.000 description 1
- 125000000592 heterocycloalkyl group Chemical group 0.000 description 1
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- USZLCYNVCCDPLQ-UHFFFAOYSA-N hydron;n-methoxymethanamine;chloride Chemical compound Cl.CNOC USZLCYNVCCDPLQ-UHFFFAOYSA-N 0.000 description 1
- UTCSSFWDNNEEBH-UHFFFAOYSA-N imidazo[1,2-a]pyridine Chemical compound C1=CC=CC2=NC=CN21 UTCSSFWDNNEEBH-UHFFFAOYSA-N 0.000 description 1
- 150000002466 imines Chemical class 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 238000010348 incorporation Methods 0.000 description 1
- 238000011534 incubation Methods 0.000 description 1
- HOBCFUWDNJPFHB-UHFFFAOYSA-N indolizine Chemical compound C1=CC=CN2C=CC=C21 HOBCFUWDNJPFHB-UHFFFAOYSA-N 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- 206010073095 invasive ductal breast carcinoma Diseases 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- ZLTPDFXIESTBQG-UHFFFAOYSA-N isothiazole Chemical compound C=1C=NSC=1 ZLTPDFXIESTBQG-UHFFFAOYSA-N 0.000 description 1
- 239000007951 isotonicity adjuster Substances 0.000 description 1
- CTAPFRYPJLPFDF-UHFFFAOYSA-N isoxazole Chemical compound C=1C=NOC=1 CTAPFRYPJLPFDF-UHFFFAOYSA-N 0.000 description 1
- ZLVXBBHTMQJRSX-VMGNSXQWSA-N jdtic Chemical compound C1([C@]2(C)CCN(C[C@@H]2C)C[C@H](C(C)C)NC(=O)[C@@H]2NCC3=CC(O)=CC=C3C2)=CC=CC(O)=C1 ZLVXBBHTMQJRSX-VMGNSXQWSA-N 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical class CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 238000004811 liquid chromatography Methods 0.000 description 1
- 239000012280 lithium aluminium hydride Substances 0.000 description 1
- DLEDOFVPSDKWEF-UHFFFAOYSA-N lithium butane Chemical compound [Li+].CCC[CH2-] DLEDOFVPSDKWEF-UHFFFAOYSA-N 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 201000005202 lung cancer Diseases 0.000 description 1
- 210000004324 lymphatic system Anatomy 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 238000004949 mass spectrometry Methods 0.000 description 1
- FRQMUZJSZHZSGN-HBNHAYAOSA-N medroxyprogesterone Chemical compound C([C@@]12C)CC(=O)C=C1[C@@H](C)C[C@@H]1[C@@H]2CC[C@]2(C)[C@@](O)(C(C)=O)CC[C@H]21 FRQMUZJSZHZSGN-HBNHAYAOSA-N 0.000 description 1
- 229960004616 medroxyprogesterone Drugs 0.000 description 1
- 101150089110 metN gene Proteins 0.000 description 1
- 229910021645 metal ion Inorganic materials 0.000 description 1
- GPKUICFDWYEPTK-UHFFFAOYSA-N methoxycyclohexatriene Chemical compound COC1=CC=C=C[CH]1 GPKUICFDWYEPTK-UHFFFAOYSA-N 0.000 description 1
- TZCLGBJFBGZAQO-UHFFFAOYSA-N methyl 2-[(2-methylpropan-2-yl)oxycarbonylamino]pyridine-4-carboxylate Chemical compound COC(=O)C1=CC=NC(NC(=O)OC(C)(C)C)=C1 TZCLGBJFBGZAQO-UHFFFAOYSA-N 0.000 description 1
- SVWWNEYBEFASMP-UHFFFAOYSA-N methyl 2-aminopyridine-4-carboxylate Chemical compound COC(=O)C1=CC=NC(N)=C1 SVWWNEYBEFASMP-UHFFFAOYSA-N 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 239000002324 mouth wash Substances 0.000 description 1
- 210000004877 mucosa Anatomy 0.000 description 1
- 125000001624 naphthyl group Chemical group 0.000 description 1
- 239000007923 nasal drop Substances 0.000 description 1
- 229940100662 nasal drops Drugs 0.000 description 1
- 239000007922 nasal spray Substances 0.000 description 1
- 229940086322 navelbine Drugs 0.000 description 1
- 210000003739 neck Anatomy 0.000 description 1
- 239000012457 nonaqueous media Substances 0.000 description 1
- 231100000252 nontoxic Toxicity 0.000 description 1
- 230000003000 nontoxic effect Effects 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 150000002895 organic esters Chemical class 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 210000001672 ovary Anatomy 0.000 description 1
- WCPAKWJPBJAGKN-UHFFFAOYSA-N oxadiazole Chemical compound C1=CON=N1 WCPAKWJPBJAGKN-UHFFFAOYSA-N 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 210000000496 pancreas Anatomy 0.000 description 1
- QNGNSVIICDLXHT-UHFFFAOYSA-N para-ethylbenzaldehyde Natural products CCC1=CC=C(C=O)C=C1 QNGNSVIICDLXHT-UHFFFAOYSA-N 0.000 description 1
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 1
- 230000000737 periodic effect Effects 0.000 description 1
- 239000003208 petroleum Substances 0.000 description 1
- 230000000144 pharmacologic effect Effects 0.000 description 1
- 229960003531 phenolsulfonphthalein Drugs 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 125000003386 piperidinyl group Chemical group 0.000 description 1
- 229910052697 platinum Inorganic materials 0.000 description 1
- BASFCYQUMIYNBI-UHFFFAOYSA-N platinum Substances [Pt] BASFCYQUMIYNBI-UHFFFAOYSA-N 0.000 description 1
- 229940072033 potash Drugs 0.000 description 1
- 235000011181 potassium carbonates Nutrition 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 239000000843 powder Substances 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 238000001556 precipitation Methods 0.000 description 1
- 230000008569 process Effects 0.000 description 1
- ZSZBVCQVYPCNIF-UHFFFAOYSA-N propanamide;2,2,2-trifluoroacetic acid Chemical compound CCC(N)=O.OC(=O)C(F)(F)F ZSZBVCQVYPCNIF-UHFFFAOYSA-N 0.000 description 1
- RZWZRACFZGVKFM-UHFFFAOYSA-N propanoyl chloride Chemical compound CCC(Cl)=O RZWZRACFZGVKFM-UHFFFAOYSA-N 0.000 description 1
- 210000002307 prostate Anatomy 0.000 description 1
- BGUWFUQJCDRPTL-UHFFFAOYSA-N pyridine-4-carbaldehyde Chemical compound O=CC1=CC=NC=C1 BGUWFUQJCDRPTL-UHFFFAOYSA-N 0.000 description 1
- JBDKAABFESSFMV-UHFFFAOYSA-N pyrrolo[1,2-a]pyrimidine Chemical compound N1=CC=CN2C=CC=C21 JBDKAABFESSFMV-UHFFFAOYSA-N 0.000 description 1
- RIEKLTCRUGDAPM-UHFFFAOYSA-N pyrrolo[1,2-c]pyrimidine Chemical compound C1=CN=CN2C=CC=C21 RIEKLTCRUGDAPM-UHFFFAOYSA-N 0.000 description 1
- 238000012797 qualification Methods 0.000 description 1
- JWVCLYRUEFBMGU-UHFFFAOYSA-N quinazoline Chemical compound N1=CN=CC2=CC=CC=C21 JWVCLYRUEFBMGU-UHFFFAOYSA-N 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 230000002285 radioactive effect Effects 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000009467 reduction Effects 0.000 description 1
- 238000006722 reduction reaction Methods 0.000 description 1
- 201000010174 renal carcinoma Diseases 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 238000013207 serial dilution Methods 0.000 description 1
- 210000002966 serum Anatomy 0.000 description 1
- 238000010898 silica gel chromatography Methods 0.000 description 1
- 210000003491 skin Anatomy 0.000 description 1
- 210000000813 small intestine Anatomy 0.000 description 1
- GEHJYWRUCIMESM-UHFFFAOYSA-L sodium sulfite Chemical compound [Na+].[Na+].[O-]S([O-])=O GEHJYWRUCIMESM-UHFFFAOYSA-L 0.000 description 1
- 235000010265 sodium sulphite Nutrition 0.000 description 1
- AKHNMLFCWUSKQB-UHFFFAOYSA-L sodium thiosulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=S AKHNMLFCWUSKQB-UHFFFAOYSA-L 0.000 description 1
- 235000019345 sodium thiosulphate Nutrition 0.000 description 1
- 238000000935 solvent evaporation Methods 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 230000000087 stabilizing effect Effects 0.000 description 1
- 239000008107 starch Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 239000008223 sterile water Substances 0.000 description 1
- 239000003206 sterilizing agent Substances 0.000 description 1
- 210000002784 stomach Anatomy 0.000 description 1
- 229960005322 streptomycin Drugs 0.000 description 1
- 238000007920 subcutaneous administration Methods 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 229910052717 sulfur Chemical group 0.000 description 1
- 239000011593 sulfur Chemical group 0.000 description 1
- 239000006228 supernatant Substances 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 229940063683 taxotere Drugs 0.000 description 1
- FADHZFDKNRVYGL-QWXYKEQDSA-N tert-butyl (2s)-2-[(1r,2r)-1-hydroxy-2-methyl-3-[(4r,5s)-4-methyl-2-oxo-5-phenyl-1,3-oxazolidin-3-yl]-3-oxopropyl]pyrrolidine-1-carboxylate Chemical compound C([C@H]1[C@H](O)[C@@H](C)C(=O)N2C(O[C@H]([C@H]2C)C=2C=CC=CC=2)=O)CCN1C(=O)OC(C)(C)C FADHZFDKNRVYGL-QWXYKEQDSA-N 0.000 description 1
- XJDVGABQIFOWFC-SCQOQHIRSA-N tert-butyl (2s)-2-[(1r,2r)-3-[[(1s,2r)-1-hydroxy-1-phenylpropan-2-yl]amino]-1-methoxy-2-methyl-3-oxopropyl]pyrrolidine-1-carboxylate Chemical compound C1([C@H](O)[C@@H](C)NC(=O)[C@H](C)[C@@H](OC)[C@H]2N(CCC2)C(=O)OC(C)(C)C)=CC=CC=C1 XJDVGABQIFOWFC-SCQOQHIRSA-N 0.000 description 1
- YDBPZCVWPFMBDH-QMMMGPOBSA-N tert-butyl (2s)-2-formylpyrrolidine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCC[C@H]1C=O YDBPZCVWPFMBDH-QMMMGPOBSA-N 0.000 description 1
- NBLWRFNWDBPHKB-FSDCSDTHSA-N tert-butyl (3r,4s,5s)-4-[[(2s)-2-amino-3-methylbutanoyl]-methylamino]-3-methoxy-5-methylheptanoate Chemical compound CC(C)[C@H](N)C(=O)N(C)[C@@H]([C@@H](C)CC)[C@@H](CC(=O)OC(C)(C)C)OC NBLWRFNWDBPHKB-FSDCSDTHSA-N 0.000 description 1
- RRFJMIZWYMSQAE-UHFFFAOYSA-N tert-butyl (4-formylphenyl) carbonate Chemical compound CC(C)(C)OC(=O)OC1=CC=C(C=O)C=C1 RRFJMIZWYMSQAE-UHFFFAOYSA-N 0.000 description 1
- VRXIOAYUQIITBU-UHFFFAOYSA-N tert-butyl 4-(2-hydroxyethyl)piperazine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCN(CCO)CC1 VRXIOAYUQIITBU-UHFFFAOYSA-N 0.000 description 1
- KGXKHDJWDRHJSH-UHFFFAOYSA-N tert-butyl 4-(2-oxoethyl)piperazine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCN(CC=O)CC1 KGXKHDJWDRHJSH-UHFFFAOYSA-N 0.000 description 1
- CZEZSIHDVIWHNE-UHFFFAOYSA-N tert-butyl N-[2-(2-hydroxyethoxy)ethyl]-N-methylcarbamate Chemical compound OCCOCCN(C(OC(C)(C)C)=O)C CZEZSIHDVIWHNE-UHFFFAOYSA-N 0.000 description 1
- WMOVHXAZOJBABW-UHFFFAOYSA-N tert-butyl acetate Chemical compound CC(=O)OC(C)(C)C WMOVHXAZOJBABW-UHFFFAOYSA-N 0.000 description 1
- ACNRTYKOPZDRCO-UHFFFAOYSA-N tert-butyl n-(2-oxoethyl)carbamate Chemical compound CC(C)(C)OC(=O)NCC=O ACNRTYKOPZDRCO-UHFFFAOYSA-N 0.000 description 1
- JEUBPGIHGQWLAJ-UHFFFAOYSA-N tert-butyl n-(3-formylphenyl)carbamate Chemical compound CC(C)(C)OC(=O)NC1=CC=CC(C=O)=C1 JEUBPGIHGQWLAJ-UHFFFAOYSA-N 0.000 description 1
- KLQQTJMQHIOKJL-UHFFFAOYSA-N tert-butyl n-(4-formylpyridin-2-yl)carbamate Chemical compound CC(C)(C)OC(=O)NC1=CC(C=O)=CC=N1 KLQQTJMQHIOKJL-UHFFFAOYSA-N 0.000 description 1
- CRZDTEUFFZSQAY-UHFFFAOYSA-N tert-butyl n-(4-oxobutyl)carbamate Chemical compound CC(C)(C)OC(=O)NCCCC=O CRZDTEUFFZSQAY-UHFFFAOYSA-N 0.000 description 1
- XKQIMMSGBAFRMN-ZDUSSCGKSA-N tert-butyl n-[(1s)-2-phenyl-1-(1,3-thiazol-2-yl)ethyl]carbamate Chemical compound C([C@H](NC(=O)OC(C)(C)C)C=1SC=CN=1)C1=CC=CC=C1 XKQIMMSGBAFRMN-ZDUSSCGKSA-N 0.000 description 1
- KSFVNEXYCULLEJ-UHFFFAOYSA-N tert-butyl n-[2-(2-hydroxyethoxy)ethyl]carbamate Chemical compound CC(C)(C)OC(=O)NCCOCCO KSFVNEXYCULLEJ-UHFFFAOYSA-N 0.000 description 1
- SJEAHYSMZKIPLP-UHFFFAOYSA-N tert-butyl n-[2-(2-oxoethoxy)ethyl]carbamate Chemical compound CC(C)(C)OC(=O)NCCOCC=O SJEAHYSMZKIPLP-UHFFFAOYSA-N 0.000 description 1
- NWBMQFDJNQVGHW-UHFFFAOYSA-N tert-butyl n-[2-[2-[tert-butyl(dimethyl)silyl]oxyethoxy]ethyl]carbamate Chemical compound CC(C)(C)OC(=O)NCCOCCO[Si](C)(C)C(C)(C)C NWBMQFDJNQVGHW-UHFFFAOYSA-N 0.000 description 1
- WWIMVFCGNYLUMJ-UHFFFAOYSA-N tert-butyl n-[4-(hydroxymethyl)pyridin-2-yl]carbamate Chemical compound CC(C)(C)OC(=O)NC1=CC(CO)=CC=N1 WWIMVFCGNYLUMJ-UHFFFAOYSA-N 0.000 description 1
- VSKKUZCPADUNJU-UHFFFAOYSA-N tert-butyl n-methyl-n-(4-oxobutyl)carbamate Chemical compound CC(C)(C)OC(=O)N(C)CCCC=O VSKKUZCPADUNJU-UHFFFAOYSA-N 0.000 description 1
- ILMRJRBKQSSXGY-UHFFFAOYSA-N tert-butyl(dimethyl)silicon Chemical compound C[Si](C)C(C)(C)C ILMRJRBKQSSXGY-UHFFFAOYSA-N 0.000 description 1
- YSGPQBUGNZSBGY-UHFFFAOYSA-N tert-butyl-dimethyl-[1-[(2-methylpropan-2-yl)oxy]ethenoxy]silane Chemical compound CC(C)(C)OC(=C)O[Si](C)(C)C(C)(C)C YSGPQBUGNZSBGY-UHFFFAOYSA-N 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- CXWXQJXEFPUFDZ-UHFFFAOYSA-N tetralin Chemical compound C1=CC=C2CCCCC2=C1 CXWXQJXEFPUFDZ-UHFFFAOYSA-N 0.000 description 1
- 230000008719 thickening Effects 0.000 description 1
- 229930192474 thiophene Natural products 0.000 description 1
- 210000001685 thyroid gland Anatomy 0.000 description 1
- GZNAASVAJNXPPW-UHFFFAOYSA-M tin(4+) chloride dihydrate Chemical compound O.O.[Cl-].[Sn+4] GZNAASVAJNXPPW-UHFFFAOYSA-M 0.000 description 1
- FWPIDFUJEMBDLS-UHFFFAOYSA-L tin(II) chloride dihydrate Substances O.O.Cl[Sn]Cl FWPIDFUJEMBDLS-UHFFFAOYSA-L 0.000 description 1
- 125000002088 tosyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1C([H])([H])[H])S(*)(=O)=O 0.000 description 1
- 125000004044 trifluoroacetyl group Chemical group FC(C(=O)*)(F)F 0.000 description 1
- 238000001665 trituration Methods 0.000 description 1
- 210000004881 tumor cell Anatomy 0.000 description 1
- 238000000825 ultraviolet detection Methods 0.000 description 1
- 210000003932 urinary bladder Anatomy 0.000 description 1
- 210000004291 uterus Anatomy 0.000 description 1
- 229960004295 valine Drugs 0.000 description 1
- 239000004474 valine Substances 0.000 description 1
- 239000002966 varnish Substances 0.000 description 1
- NMDYYWFGPIMTKO-HBVLKOHWSA-N vinflunine Chemical compound C([C@@](C1=C(C2=CC=CC=C2N1)C1)(C2=C(OC)C=C3N(C)[C@@H]4[C@@]5(C3=C2)CCN2CC=C[C@]([C@@H]52)([C@H]([C@]4(O)C(=O)OC)OC(C)=O)CC)C(=O)OC)[C@H]2C[C@@H](C(C)(F)F)CN1C2 NMDYYWFGPIMTKO-HBVLKOHWSA-N 0.000 description 1
- 229960000922 vinflunine Drugs 0.000 description 1
- CILBMBUYJCWATM-PYGJLNRPSA-N vinorelbine ditartrate Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O.OC(=O)[C@H](O)[C@@H](O)C(O)=O.C1N(CC=2C3=CC=CC=C3NC=22)CC(CC)=C[C@H]1C[C@]2(C(=O)OC)C1=CC([C@]23[C@H]([C@@]([C@H](OC(C)=O)[C@]4(CC)C=CCN([C@H]34)CC2)(O)C(=O)OC)N2C)=C2C=C1OC CILBMBUYJCWATM-PYGJLNRPSA-N 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/04—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
- C07D207/08—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon radicals, substituted by hetero atoms, attached to ring carbon atoms
- C07D207/09—Radicals substituted by nitrogen atoms, not forming part of a nitro radical
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/08—Peptides having 5 to 11 amino acids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/16—Amides, e.g. hydroxamic acids
- A61K31/17—Amides, e.g. hydroxamic acids having the group >N—C(O)—N< or >N—C(S)—N<, e.g. urea, thiourea, carmustine
- A61K31/175—Amides, e.g. hydroxamic acids having the group >N—C(O)—N< or >N—C(S)—N<, e.g. urea, thiourea, carmustine having the group, >N—C(O)—N=N— or, e.g. carbonohydrazides, carbazones, semicarbazides, semicarbazones; Thioanalogues thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/335—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin
- A61K31/337—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having four-membered rings, e.g. taxol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/40—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil
- A61K31/401—Proline; Derivatives thereof, e.g. captopril
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/40—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil
- A61K31/4025—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil not condensed and containing further heterocyclic rings, e.g. cromakalim
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/425—Thiazoles
- A61K31/427—Thiazoles not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/4439—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. omeprazole
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/47—Quinolines; Isoquinolines
- A61K31/4738—Quinolines; Isoquinolines ortho- or peri-condensed with heterocyclic ring systems
- A61K31/4745—Quinolines; Isoquinolines ortho- or peri-condensed with heterocyclic ring systems condensed with ring systems having nitrogen as a ring hetero atom, e.g. phenantrolines
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/47—Quinolines; Isoquinolines
- A61K31/475—Quinolines; Isoquinolines having an indole ring, e.g. yohimbine, reserpine, strychnine, vinblastine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/513—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim having oxo groups directly attached to the heterocyclic ring, e.g. cytosine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7028—Compounds having saccharide radicals attached to non-saccharide compounds by glycosidic linkages
- A61K31/7034—Compounds having saccharide radicals attached to non-saccharide compounds by glycosidic linkages attached to a carbocyclic compound, e.g. phloridzin
- A61K31/704—Compounds having saccharide radicals attached to non-saccharide compounds by glycosidic linkages attached to a carbocyclic compound, e.g. phloridzin attached to a condensed carbocyclic ring system, e.g. sennosides, thiocolchicosides, escin, daunorubicin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7042—Compounds having saccharide radicals and heterocyclic rings
- A61K31/7048—Compounds having saccharide radicals and heterocyclic rings having oxygen as a ring hetero atom, e.g. leucoglucosan, hesperidin, erythromycin, nystatin, digitoxin or digoxin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7042—Compounds having saccharide radicals and heterocyclic rings
- A61K31/7052—Compounds having saccharide radicals and heterocyclic rings having nitrogen as a ring hetero atom, e.g. nucleosides, nucleotides
- A61K31/706—Compounds having saccharide radicals and heterocyclic rings having nitrogen as a ring hetero atom, e.g. nucleosides, nucleotides containing six-membered rings with nitrogen as a ring hetero atom
- A61K31/7064—Compounds having saccharide radicals and heterocyclic rings having nitrogen as a ring hetero atom, e.g. nucleosides, nucleotides containing six-membered rings with nitrogen as a ring hetero atom containing condensed or non-condensed pyrimidines
- A61K31/7068—Compounds having saccharide radicals and heterocyclic rings having nitrogen as a ring hetero atom, e.g. nucleosides, nucleotides containing six-membered rings with nitrogen as a ring hetero atom containing condensed or non-condensed pyrimidines having oxo groups directly attached to the pyrimidine ring, e.g. cytidine, cytidylic acid
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K33/00—Medicinal preparations containing inorganic active ingredients
- A61K33/24—Heavy metals; Compounds thereof
- A61K33/243—Platinum; Compounds thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/05—Dipeptides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/07—Tetrapeptides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/04—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
- C07D207/08—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon radicals, substituted by hetero atoms, attached to ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings
- C07D417/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/02—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing at least one abnormal peptide link
- C07K5/0205—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing at least one abnormal peptide link containing the structure -NH-(X)3-C(=0)-, e.g. statine or derivatives thereof
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
- C07K5/06—Dipeptides
- C07K5/06008—Dipeptides with the first amino acid being neutral
- C07K5/06017—Dipeptides with the first amino acid being neutral and aliphatic
- C07K5/06034—Dipeptides with the first amino acid being neutral and aliphatic the side chain containing 2 to 4 carbon atoms
- C07K5/06043—Leu-amino acid
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K7/00—Peptides having 5 to 20 amino acids in a fully defined sequence; Derivatives thereof
- C07K7/02—Linear peptides containing at least one abnormal peptide link
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Epidemiology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Molecular Biology (AREA)
- Biophysics (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Genetics & Genomics (AREA)
- Biochemistry (AREA)
- Immunology (AREA)
- Gastroenterology & Hepatology (AREA)
- Crystallography & Structural Chemistry (AREA)
- Inorganic Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Peptides Or Proteins (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Medicines Containing Material From Animals Or Micro-Organisms (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Compuesto de la fórmula (I) siguiente: **(Ver fórmula)** en la que: - R1 es H u OH, - R2 es un grupo alquilo (C1-C6), COOH, COO-(alquilo (C1-C6)) o tiazolilo, - R3 es H o un grupo alquilo (C1-C6), y - R4 es: - una cadena de hidrocarburo lineal o ramificada, saturada o insaturada, que presenta 1 a 8 átomos de carbono tal como un grupo alquilo (C1-C8), estando dicha cadena sustituida por uno o más grupos seleccionados de entre OH y NR5R6 con R5 y R6 cada uno independientemente del otro representando H o un grupo alquilo (C1-C6), o - un grupo -(CH2CH2X1)(CH2CH2X2)a2(CH2CH2X3)a3(CH2CH2X4)a4(CH2CH2X5)a5R7 con X1, X2, X3, X4 y X5 cada uno independientemente del otro representando O o NR8, a2, a3, a4 y a5 cada uno independientemente del otro representando 0 o 1, R7 representando H y R8 representando H o un grupo alquilo (C1-C6), o sal, hidrato o solvato farmacéuticamente aceptables del mismo.
Description
DESCRIPCIÓN
Derivados de dolastatina 10 y auristatinas
El objeto de la presente invención se refiere a nuevos derivados de dolastatina 10 y auristatinas, sus procedimientos de producción, composiciones farmacéuticas que los contienen y la utilización de los mismos como medicamento, en particular en el tratamiento del cáncer.
La dolastatina 10 (D10) es un derivado peptídico citotóxico aislado de un molusco marino (Dolabella auricularia) cuya configuración absoluta se determinó y se confirmó posteriormente a continuación de la síntesis total del producto (Pettit G. R. J. Am. Chem. Soc. 1987, 109, 6883; Pettit G. R. J. Am. Chem. Soc. 1987, 109, 7581; Pettit, G. R. Heterocycles 1989, 28, 553; Pettit, G. R. J. Am. Chem. Soc. 1989, 111, 5015; Pettit, G. R. J. Am. Chem. Soc.
1991, 113, 6692). La D10 está formada por 5 unidades denominadas dolavalina (Dov), valina (Val), dolaisoleucina (Dil), Dolaproína (Dap) y dolafenina (Doe). Un cierto número de análogos de este compuesto han sido sintetizados mediante la modificación de la naturaleza de sus aminoácidos componentes (Pettit G. R. J. Med. Chem. 1990, 33, 3133; Miyazaki K. Peptide Chemistry 1993, 31, 85; Miyazaki K. Chem. Pham. Bull. 1995, 43, 1706). Las modificaciones de la parte C-terminal (extremo derecho) también se han realizado y han dado lugar a numerosos derivados, que incluyen auristatina E o F (Pettit G. R. Anticancer Drug Design, 1998, 13, 243; Pettit G. R. Antimicrobial Agents and Chemotherapy, 1998, 2961).

Auristatina F
La presente invención se ha centrado en la modificación de la parte N-terminal (extremo izquierdo) de los derivados de dolastatina 10 y auristatinas E y F. Los pocos ejemplos publicados en la literatura sobre las modificaciones realizadas en esta posición han dado lugar a pérdidas de la actividad (Miyazaki K. Chem. Pham. Bull. 1995, 43, 1706). Los compuestos descritos en la presente invención difieren de la técnica anterior a través de sus estructuras químicas originales y también a través de su propiedad biológica notable que es totalmente inesperada, teniendo en cuenta los elementos publicados en la literatura. Estas actividades notables resultan en la elaboración de estos compuestos adecuados para uso en el tratamiento del cáncer.
Además, estos compuestos tienen la ventaja de ser tanto activos como agentes citotóxicos y más solubles que los compuestos parentales.
La presente descripción divulga un compuesto de la siguiente fórmula (I):

en donde:
- R1 es H u OH,
- R2 es un grupo: alquilo (CrCa) (por ejemplo metilo), COOH, COO-(alquilo (CrCa)) (tal como COOMe) o tiazolilo (tal como tiazol-2-ilo),
- R3 es H o un grupo alquilo (CrCa) (tal como metilo), en particular un grupo alquilo (CrCa), y
- R4 es:
■ una cadena de hidrocarburo lineal o ramificada, saturada o insaturada, que presenta 1 a 8 átomos de carbono por ejemplo un grupo alquilo (Cr Ca), estando dicha cadena sustituida por uno o más grupos (en particular uno) seleccionados de entre OH y NRsRa con R5 y Ra cada uno independientemente del otro representando H o un grupo alquilo (C- rCa) (por ejemplo metilo),
■ un grupo -(CH2CH2X--)(CH2CH2X2)a2(CH2CH2X3)a3(CH2CH2X4)a4(CH2CH2X5)a5R7 con X1, X2, X3, X4 y X5 cada uno independientemente del otro representando O o NRa, a2, a3, a4 y a5 cada uno independientemente del otro representando 0 o 1 (en particular con a2 a3 a4 a5 = 1 o 2 , en particular 1 ), y R7 y R8 cada uno independientemente del otro representando H o un grupo alquilo (Cr Ca) (tal como metilo),
■
■ un grupo aril-alquilo (C1-C8) opcionalmente sustituido (y preferentemente sustituido) por uno o más grupos (en particular uno, preferentemente en la parte arilo), seleccionados de entre los grupos arilo, OH y NR9R10 con Rg y R10 cada uno independientemente de otro que representa H o un grupo alquilo (Cr Ca) (tal como metilo),
■ un grupo heterociclo-alquilo (C1-C8) opcionalmente sustituido por uno o más grupos (en particular uno, preferentemente en la parte heterociclo) seleccionados de entre los grupos alquilo (Cr Ca), OH y NR12R13 con R12 y R13 cada uno independientemente de otro que representa H o un grupo alquilo (C1-Ca) (tal como metilo), o
■ un grupo -CO-(alquilo (C1-C8)) sustituido por uno o más grupos (en particular uno) seleccionados de entre Oh y NR14R15 con R14 y R15 cada uno independientemente de otro que representa H o un grupo alquilo (Cr Ca) (tal como metilo),
o una sal farmacéuticamente aceptable, hidrato o solvato del mismo.
El objeto de la presente invención es un compuesto de la fórmula (I) siguiente:

en la que:
- R1 es H u OH,
- R2 es un grupo: alquilo (Ci-Ca) (por ejemplo metilo), COOH, COO-(alquilo (Ci-Ca)) (tal como COOMe) o tiazolilo (tal como tiazol-2-ilo),
- R3 es H o un grupo alquilo (Ci-Ca) (tal como metilo), en particular un grupo alquilo (Ci-Ca), y
- R4 es:
■ una cadena de hidrocarburo lineal o ramificada, saturada o insaturada, que presenta 1 a 8 átomos de carbono por ejemplo un grupo alquilo (Ci -Ca), estando dicha cadena sustituida por uno o más grupos (en particular uno) seleccionados de entre OH y NRsRa con R5 y Ra cada uno independientemente del otro representando H o un grupo alquilo (Ci -Ca) (por ejemplo metilo), o
■ un grupo -(CH2CH2X i )(CH2CH2X2)a2(CH2CH2X3)a3(CH2CH2X4)a4(CH2CH2X5)a5R7 con X - , X2, X3, X4 y X5 cada uno independientemente del otro representando O o NRa, a2, a3, a4 y a5 cada uno independientemente del otro representando 0 o i (en particular con a2 a3 a4 a5 = i o 2 , en particular i), y R7 y Ra cada uno independientemente del otro representando H o un grupo alquilo (Ci -Ca) (tal como metilo),
o una sal farmacéuticamente aceptable, hidrato o solvato del mismo.
Los radicales R2 a R4, y en particular R4, pueden ser grupos quirales y pueden estar en la forma de sus diferentes estereoisómeros y, opcionalmente, en la forma de una mezcla de estereoisómeros.
Por «estereoisómero», en el contexto de la presente invención, se entiende un isómero geométrico o un isómero óptico.
Los isómeros geométricos resultan de la diferente posición de los sustituyentes en un enlace doble que, por lo tanto, puede tener una configuración Z o E.
Los isómeros ópticos resultan, en particular, de la diferente posición en el espacio de los sustituyentes en un átomo de carbono que comprende 4 sustituyentes diferentes. Este átomo de carbono forma entonces un centro quiral o asimétrico. Los isómeros ópticos comprenden diastereoisómeros y enantiómeros. Los isómeros ópticos que son imágenes especulares, pero que no se pueden superponer son llamados «enantiómeros». Los isómeros ópticos que no son imágenes especulares que se pueden superponer son llamados «diastereoisómeros».
Una mezcla que contiene cantidades iguales de dos formas enantioméricas individuales de quiralidad opuesta se denomina una «mezcla racémica».
En la presente invención por «farmacéuticamente aceptable» se entiende el que se puede utilizar en la preparación de una composición farmacéutica que es generalmente, segura, no tóxica y ni biológicamente ni de otro modo indeseable, y que es aceptable para uso veterinario así como para uso farmacéutico en humanos.
Por «sal farmacéuticamente aceptable, hidrato o solvato» de un compuesto se entiende una sal, hidrato o solvato que es farmacéuticamente aceptable, como se define en la presente memoria y que tiene la actividad farmacológica deseada del compuesto parental.
Las sales farmacéuticamente aceptables comprenden en particular:
(1) las sales de adición de un ácido farmacéuticamente aceptable formado con ácidos inorgánicos farmacéuticamente aceptables tales como ácido clorhídrico, bromhídrico, fosfórico, sulfúrico y ácidos similares; o formadas con ácidos orgánicos farmacéuticamente aceptables tales como ácido acético, trifluoroacético, propionico, succínico, fumárico, málico, tartárico, cítrico, ascórbico, maleico, glutámico, benzoico, salicílico, toluensulfónico, metansulfónico, esteárico, láctico y ácidos similares; y
(2) las sales de adición de una base farmacéuticamente aceptable formadas cuando un protón ácido presente en el compuesto parenteral, se reemplaza ya sea por un ion metálico, por ejemplo, un ion de metal alcalino, un ion de metal alcalino-térreo o un ion de aluminio; o coordinado con una base orgánica farmacéuticamente aceptable tal como lisina, arginina y similares; o con una base inorgánica farmacéuticamente aceptable tal como hidróxido de sodio, potasa, hidróxido de calcio y similares.
Estas sales se pueden preparar a partir de los compuestos de la invención que contienen una función base o ácido, y los ácidos o bases correspondientes usando procedimientos químicos convencionales.
Los compuestos de fórmula (I) de la invención están preferentemente en forma de sal, y en particular, una sal de adición ácida farmacéuticamente aceptable.
Preferentemente, los compuestos de fórmula (I) según la presente invención están en la forma de una sal de adición ácida farmacéuticamente aceptable, posiblemente, siendo el ácido trifluoroacético, ácido acético o ácido clorhídrico por ejemplo, y en particular el ácido trifluoroacético.
Los solvatos comprenden los solvatos convencionales obtenidos en la última etapa de preparación de los compuestos de la invención debido a la presencia de disolvente, el disolvente posiblemente siendo etanol por ejemplo.
Por «alquilo» en la presente invención se entiende una cadena de hidrocarburo, lineal o ramificada, saturada. Por ejemplo, se puede hacer mención de los grupos metilo, etilo, propilo, isopropilo, butilo, isobutilo, sec-butilo, terebutilo, pentilo o hexilo.
Por «alquilo (Cx-Cy)» en el contexto de la presente invención, se entiende una cadena de alquilo tal como se definió anteriormente, que comprende de x a y átomos de carbono. Por lo tanto, un grupo alquilo (C-i-Ca) es una cadena de alquilo que tiene de 1 a 6 átomos de carbono.
Por «arilo» en el contexto de la presente invención se entiende un grupo hidrocarburo aromático que tiene preferentemente de 6 a 10 átomos de carbono y puede comprender uno o dos anillos fusionados. Por ejemplo, se puede citar un fenilo o un naftilo. Ventajosamente es un fenilo.
Por «heterociclo» en el contexto de la presente invención se entiende un grupo hidrocarburo saturado, insaturado 0 aromático que tiene 1 o 2 anillos fusionados y en el que uno o más, ventajosamente de 1 a 4, más ventajosamente 1 o 2 de los átomos de carbono están reemplazados cada uno por un heteroátomo seleccionado de entre oxígeno, nitrógeno y azufre. Ventajosamente, el heterociclo comprende de 5 a 10 átomos de carbono y heteroátomos. Por ejemplo, se pueden mencionar furano, pirrol, tiofeno, tiazol, isotiazol, oxadiazol, imidazol, oxazol, isoxazol, piridina, pirimidina, piperazina, piperidina, quinazolina, quinolina, quinoxalina, benzofurano, benzotiofeno, indolina, indolizina, benzotiazol, benzotiofeno, benzopirano, benzoxazol, benzo[1,3]dioxol, benzoisoxazol, bencimidazol, cromano, cromeno, dihidrobenzofurano, dihidrobenzotiofeno, dihidroisoxazol, isoquinolina, dihidrobenzo[1,4]dioxina, imidazo[1,2-a]piridina, furo[2,3-c]piridina, 2,3-dihidro-1H-indeno, [1,3]dioxolo[4,5-c]piridina, pirrolo[1,2-c]pirimidina, pirrolo[1,2-a]pirimidina, tetrahidronaftaleno y benzo[b][1,4]oxazin.
En la presente invención, el heterociclo es más particularmente un anillo saturado, insaturado o aromático con 5 a 6 miembros que comprende 1 o 2 átomos de nitrógeno. Por ejemplo, se pueden mencionar los anillos de pirrol, imidazol, piridina, pirimidina, piperazina y piperidina. Preferentemente es una piridina, una piperidina, o un imidazol.
Por «aril-alquilo (C1-C8)» en el contexto de la presente invención se entiende un grupo arilo tal como se definió anteriormente unido al resto de la molécula mediante un grupo alquilo tal como se definió anteriormente y que comprende de 1 a 8, en particular de 1 a 6, ventajosamente de 1 a 4, preferentemente 1 o 2 átomos de carbono. La porción arilo es preferentemente una porción fenilo. La porción alquilo (C1-C8) es ventajosamente un alquilo (C1-C4), preferentemente un alquilo (C1-C2). En particular, el grupo aril-alquilo (C1-C8) es un grupo bencilo o fenetilo.
Por «heterociclo-alquilo (C1-C8)» en el contexto de la presente invención se entiende un grupo heterociclo tal como
se definió anteriormente unido al resto de la molécula mediante un grupo alquilo tal como se definió anteriormente y que tiene de 1 a 8, en particular de 1 a 6, ventajosamente de 1 a 4 y preferentemente 1 o 2 átomos de carbono. La porción alquilo (C rC s) es ventajosamente un alquilo (C1-C4), preferentemente un alquilo (C1-C2). El heterociclo es más particularmente un anillo saturado, insaturado o aromático con 5 a 6 miembros que comprende 1 o 2 átomos de nitrógeno, tales como un pirrol, un imidazol, una piridina, una pirimidina, una piperazina o una piperidina, preferentemente una piridina, una piperidina, o un imidazol.
Por «insaturado» se entiende la calificación de un compuesto que comprende una insaturación es decir, un enlace doble o triple.
Entre los compuestos de la invención, una clase particularmente apreciada de compuestos corresponde a los compuestos de fórmula (I) en la que R1 es OH y R2 representa un grupo alquilo (C1-Ca), tal como metilo.
Otra clase particularmente apreciada de los compuestos corresponde a los compuestos de fórmula (I) en la que R1 es hidrógeno y R2 es un grupo tiazol (en particular un grupo tiazol-2-ilo).
Otra clase de compuestos particularmente apreciados corresponde a los compuestos de fórmula (I) en la que R1 es hidrógeno y R2 es un grupo COO alquilo (C1-Ca), tal como COOMe.
Otra clase de compuestos particularmente apreciados corresponde a los compuestos de fórmula (I) en la que R1 es hidrógeno y R2 es un grupo COOH.
Por lo tanto los compuestos de la invención son ventajosamente compuestos de fórmula (I) en los que:
- R1 = OH y R2 = Me (metilo) o
- R1 = H y R2 = COOH, COOMe o tiazol-2-ilo.
Según una forma de realización particular de la presente invención, R2 es más particularmente un grupo metilo, COOH, COOMe o tiazol-2-ilo.
Preferentemente, R1 es H y R2 es COOH o COO alquilo (Cr Ca), en particular COOH o COOMe.
Según una primera forma de realización preferida, R1 es H y R2 es COOH.
Según una segunda forma de realización preferida, R1 es H y R2 es COOMe.
R3 particularmente representa H o un grupo metilo, ventajosamente un grupo metilo.
Según una forma de realización particular, R4 representa:
- una cadena de hidrocarburo lineal o ramificada, saturada o insaturada, que presenta 1 a 8 átomos de carbono por ejemplo un grupo alquilo (C1-Cs), estando dicha cadena sustituida por uno o más grupos (en particular uno) seleccionados de entre OH y NRsRa con R5 y Ra cada uno independientemente del otro representando H o un grupo alquilo (Cr Ca) (por ejemplo metilo), o
- un grupo -(CH2CH2X1)(CH2CH2X2)a2(CH2CH2X3)a3(CH2CH2X4)a4(CH2CH2X5)a5R7 con X 1 , X2, X3, X4 y X5 cada uno independientemente del otro representando O o NRs, a2, a3, a4 y a5 cada uno independientemente del otro representando 0 o 1 (en particular con a2 a3 a4 a5 = 1 o 2, en particular 1), y R7 y Rs cada uno independientemente del otro representando H o un grupo alquilo (Cr Ca) (tal como metilo).
Según otra forma de realización particular de la invención, R4 representa un grupo:
- alquilo (Cr Ca), en particular alquilo (C2-Ca) sustituido por un grupo seleccionado de entre OH y NR5Ra, o - (CH2CH2X1 )(CH2CH2X2)a2(CH2CH2X3)a3R7 con a2 a3 representando ventajosamente 1 o 2, en particular 1, y ventajosamente con R7 = H.
Según otra forma de realización particular de la invención, R4 representa un grupo:
- alquilo (C1-Ca), en particular alquilo (C2-Ca) sustituido por un grupo seleccionado de entre OH y NR5Ra, o - (CH2CH2X1 )(CH2CH2X2)a2(CH2CH2X3)a3R7 con a2 a3 representando ventajosamente 1 o 2, en particular 1, y ventajosamente con R7 = H.
Ventajosamente, R4 representa un grupo:
a
- -(CH2)mNR5R6 con m representando 1, 2, 3, 4, 5, 6, 7 u 8, en particular 2, 3 o 4, o
- -(CH2CH2X1)(CH2CH2X2)(CH2CH2Xa)Ry o -(CH2CH2X-i)(CH2CH2X2)R7, preferentemente -(CH2CH2X1XCH2 CH2X2)R7 ventajosamente con R7 = H.
En particular, R4 representa un grupo:
- -(CH2)mNR5R6 con m representando 1, 2, 3, 4, 5, 6, 7 u 8, en particular 2, 3 o 4, o
- -(CH2CH2X-i)(CH2CH2X2)(CH2CH2X3)R7 o -(CH2CH2X-i)(CH2CH2X2)R7, preferentemente -(CH2CH2X1XCH2 CH2X2)R7 ventajosamente con R7 = H.
R4 puede en particular ser seleccionado de entre:
- -(CH2XNH2, -(CH2)2NHMe, -(CH2XNH2, -(C ^^N H M e, -(CH2XNH2, -(CH2)4NHMe, o
- -(CH2)2O(CH2)2OH, -(CH2)2O(CH2)2NH2, -(CH2)2O(CH2)2NHMe.
R4 puede en particular ser seleccionado de entre:
- -(CH2XNH2, -(CH2)2NHMe, -(CH2)3NH2, -(CH2)3NHMe, -(CH2)4NH2, -(CH2)4NHMe, o
- -(CH2)2O(CH2)2OH, -(CH2)2O(CH2)2NH2, -(CH2)2O(CH2)2NHMe.
Ventajosamente, el compuesto de fórmula (I) se selecciona de entre los compuestos 1, 6-7, 16-18, 21-22, 26 y 30 44 descritos en los ejemplos a continuación.
Un objeto adicional de la presente invención es un compuesto formal (I) tal como se definió anteriormente para su uso como medicamento, en particular para el tratamiento o prevención del cáncer o trastornos proliferativos benignos.
La presente invención también se refiere a la utilización de un compuesto de fórmula (I) tal como se definió anteriormente para la producción de un medicamento, particularmente destinado para el tratamiento o la prevención del cáncer o trastornos proliferativos benignos.
La presente invención también se refiere a un procedimiento para tratar o prevenir el cáncer o trastornos proliferativos benignos que comprende la administración a una persona que necesita del mismo, de una cantidad eficaz de un compuesto de fórmula (I) tal como se definió anteriormente.
El cáncer que se debe tratar o prevenir es más particularmente el cáncer de pulmón, páncreas, piel, cabeza, cuello, útero, ovarios, ano, estómago, colon, mama, esófago, intestino delgado, glándula tiroides, sistema linfático, próstata, riñón, o vejiga, o una leucemia aguda o crónica, o una combinación de dos o más de estos tipos de cáncer.
Por trastornos proliferativos benignos se entienden trastornos proliferativos que no pueden dar lugar a metástasis o que aún no han progresado hacia un cáncer (tumores precancerosos).
Un objeto adicional de la presente invención es una composición farmacéutica que comprende un compuesto de fórmula (I) tal como se definió anteriormente y por lo menos un excipiente farmacéuticamente aceptable.
El principio activo se puede administrar en formas de administración unitarias, en una mezcla con vehículos farmacéuticos convencionales, a los animales o a los seres humanos. Las formas de administración unitarias adecuadas comprenden las formas por vía oral, las formas para administración sublingual o bucal, las formas para administración por vía parenteral (subcutánea, intradérmica, intramuscular o intravenosa), las formas para administración tópica (sobre la piel y mucosa, incluyendo la administración intranasal e intraocular) y las formas de administración rectal.
Dichas composiciones pueden estar en la forma de un sólido, líquido, emulsión, loción o crema.
Como las composiciones sólidas, para administración oral, se pueden utilizar comprimidos, píldoras, polvos (cápsulas de gelatina dura o blanda) o gránulos. En estas composiciones, el principio activo de la invención se mezcla con uno o más diluyentes inertes, tales como almidón, celulosa, sacarosa, lactosa o sílice, en una corriente de argón. Estas composiciones también pueden comprender sustancias distintas de los diluyentes, por ejemplo uno o más lubricantes tales como estearato de magnesio o talco, un agente colorante, un revestimiento (grageas) o un barniz.
Como las composiciones líquidas para administración oral, se puede hacer uso de soluciones, suspensiones, emulsiones, jarabes y elixires que son farmacéuticamente aceptables y contienen diluyentes inertes tales como agua, etanol, glicerol, aceites vegetales o aceite de parafina. Estas composiciones pueden comprender sustancias distintas a los diluyentes; por ejemplo productos humectantes, edulcorantes, espesantes, aromatizantes o estabilizantes.
Las composiciones estériles para administración parenteral pueden ser preferentemente soluciones acuosas o no acuosas, suspensiones o emulsiones. Como disolvente o vehículo, se puede hacer uso de agua, propilenglicol, un polietilenglicol, aceites vegetales, en particular aceite de oliva, ésteres orgánicos inyectables, por ejemplo, oleato de etilo u otros disolventes orgánicos adecuados. Estas composiciones también pueden contener adyuvantes, en particular agentes humectantes, isotónicos, emulsionantes, dispersantes y agentes estabilizantes. La esterilización se puede realizar de varias maneras, por ejemplo mediante la filtración para esterilizar, mediante la incorporación de agentes esterilizantes dentro de la composición, mediante la radiación o calentamiento. También se pueden preparar en la forma de composiciones sólidas estériles que pueden disolverse en el momento de utilización en agua estéril o en cualquier otro medio estéril inyectable.
Las composiciones para administración rectal son los supositorios o las cápsulas rectales que, además del principio activo, contienen excipientes tales como manteca de cacao, glicéridos semisintéticos o polietilenglicoles.
Las composiciones para administración tópica pueden ser, por ejemplo, cremas, lociones, colirios, colutorios, gotas nasales o aerosoles.
Las dosis dependen del efecto deseado, de la duración del tratamiento y de la vía de administración utilizada. En general, el médico determinará la dosis adecuada en relación con la edad, el peso y todos los demás factores propios del sujeto que debe ser tratado.
Otro principio activo puede estar contenido en las composiciones farmacéuticas según la presente invención. En particular, puede ser un agente anticanceroso, y en particular un agente anticanceroso citotóxico tal como navelbina, vinflunina, taxol, taxotero, 5-fluorouracilo, metotrexato, doxorubicina, camptotecina, gemcitabina, etopósido, cis-platino o carmustina (también llamada BCNU); o un agente anticanceroso hormonal tales como tamoxifeno o medroxiprogesterona.
El tratamiento con radiación (rayos X o rayos gamma) también se puede asociar con la administración de un compuesto de la presente invención. Dicha radiación se puede administrar utilizando una fuente externa o mediante la implantación de fuentes radiactivas internas por minuto.
La presente invención también se refiere a la preparación de los compuestos de fórmula (I) según la invención utilizando los procedimientos generales descritos en los siguientes esquemas de síntesis, opcionalmente suplementados por cualquier operación estándar cuando sea necesario como se describe en la bibliografía o como es conocido por los expertos en la materia, o como se describe en los ejemplos en la parte experimental de la presente memoria.
El esquema 1 ilustra el primer procedimiento general que se puede utilizar para preparar los compuestos de fórmula (I). En las fórmulas generales anteriores, R1, R2, y R3 son tal como se definió anteriormente, R4a representa un grupo R4 tal como se definió anteriormente, opcionalmente en forma protegida y G es un grupo protector.
La primera etapa consiste en la condensación del compuesto (II), protegido en su función amina por un grupo protector G, con el compuesto (III). X puede representar un grupo saliente tal como un átomo de cloro. En este caso, la primera etapa consiste en la reacción entre un cloruro ácido y una amina. Esta reacción puede llevarse a cabo usando procedimientos y técnicas bien conocidas por los expertos en la materia. En un procedimiento particularmente apreciado, las dos entidades se hacen reaccionar en la presencia de una base orgánica o inorgánica, por ejemplo Et3N, iPr2NEt, piridina, NaH, Cs2CO3, K2CO3 en un disolvente tales como THF, diclorometano, DMF, DMSO, a una temperatura en particular entre -20°C y 100°C. X también puede ser un hidroxilo (OH). En este caso, la primera etapa es una reacción de condensación entre el ácido carboxílico (II) y la amina (III). Esta reacción se puede llevar a cabo siguiendo los procedimientos y técnicas bien conocidas por los expertos en la materia. En un procedimiento particularmente apreciado, estas dos entidades se hacen reaccionar en presencia de un agente de acoplamiento tales como l-(3-dimetilaminopropil)-3-etil-carbodiimida (EDC), 3-hidroxi-1,2,3-benzotriazin-4(3H)-ona, una amina terciaria tal como diisopropiletilamina, en un disolvente aprótico polar tal como diclorometano o DMF, a una temperatura en particular entre -15°C y 40°C. En otro procedimiento particularmente apreciado, estas dos entidades se hacen reaccionar en presencia de fosforocianidato de dietilo (DEPC), una amina terciaria tal como trietilamina, en un disolvente aprótico polar tales como diclorometano o DMF, a una temperatura entre -15°C y 40°C. Otro procedimiento particularmente apreciado consiste en hacer que estas dos entidades reaccionen en presencia de O-(7-azabenzotriazol-1-il)-1,1,3,3-tetrametil-uroniumhexafluorofosfato (HATU), una amina terciaria tal como diisopropiletilamina, en un disolvente aprótico polar tales como diclorometano o DMF, a una temperatura de entre -15°C y 100°C.
Después de la desprotección del producto intermedio utilizando las técnicas bien conocidas por los expertos en la materia («Protective Groups in Organic Synthesis», T.W. Greene, John Wiley & Sons, 2006 y «Protecting Groups», P.J. Kocienski, Thieme Verlag, 1994), el compuesto (IV) se puede condensar con el compuesto (V) siguiendo los procedimientos y técnicas anteriormente descritas para producir el compuesto (VI) a continuación de una etapa de desprotección. Posteriormente, este compuesto puede, a continuación de la condensación con el producto intermedio (VII) y la desprotección opcional, llevar a la formación de los compuestos de fórmula (I). El compuesto (VI) también se puede acoplar con un compuesto (VII') en el que R'3 es un precursor de R3, en particular un grupo R3 protegido por un grupo protector. El acoplamiento seguido por la desprotección del grupo R'3 para conducir a R3 puede llevarse a cabo siguiendo los mismos procedimientos como se describieron anteriormente.

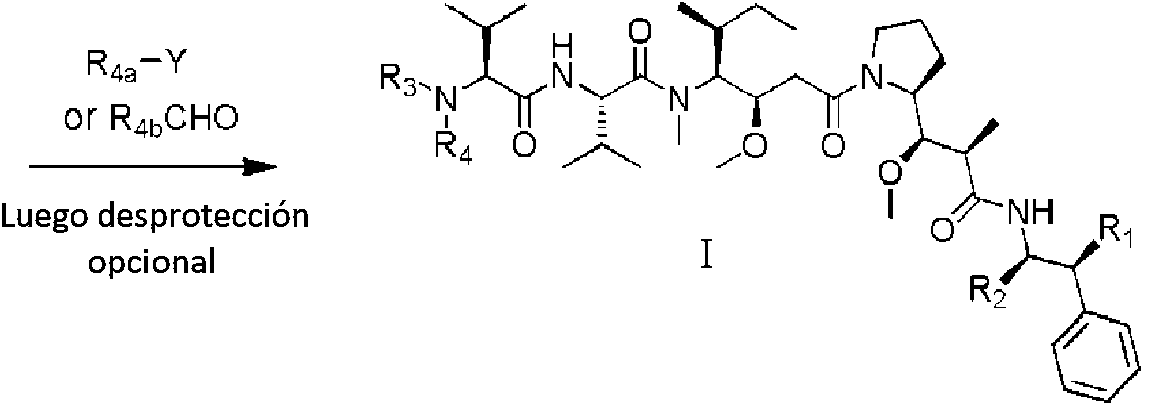
Esquema 2
El esquema 2 ilustra el segundo procedimiento general que se puede utilizar para preparar los compuestos de fórmula (I). En las fórmulas generales anteriores R1, R2, y R3 son tal como se definieron anteriormente, R4a representa un grupo R4tal como se definió anteriormente, opcionalmente en forma protegida, R4b es un precursor de un grupo R4 y G es un grupo protector.
En la primera etapa, el compuesto (IX) protegido en su función amina por un grupo protector G se condensa con
el compuesto (VI). X puede representar un grupo residual, por ejemplo, un átomo de cloro. En este caso, la primera etapa consiste en la reacción entre un cloruro ácido y una amina. Esta reacción se puede realizar utilizando procedimientos y técnicas bien conocidas por los expertos en la materia. En un procedimiento particularmente apreciado las dos entidades se hacen reaccionar en presencia de una base orgánica o inorgánica tales como Et3N, iPr2NEt, piridina, NaH, Cs2CO3, K2CO3 en un disolvente tales como THF, diclorometano, DMF, DMSO a una temperatura en particular entre -20° y 100°C. X también puede representar un grupo hidroxilo. En este caso, la primera etapa es una reacción de condensación entre el ácido carboxílico (IX) y la amina (VI). Esta reacción puede llevarse a cabo siguiendo los procedimientos y técnicas bien conocidas por los expertos en la materia. En un procedimiento particularmente apreciado, las dos entidades se hacen reaccionar en presencia de 1-(3-dimetilaminopropil)-3-etil-carbodiimida (EDC), 3-hidroxi-1,2,3-benzotriazin-4(3H)-ona, una amina terciaria tal como diisopropiletilamina, en un disolvente aprótico polar tales como diclorometano o DMF, a una temperatura en particular entre -15°C y 40°C. En otro procedimiento particularmente apreciado, estas dos entidades se hacen reaccionar en presencia de fosforocianidato de dietilo (DEPC), una amina terciaria tal como trietilamina, en un disolvente aprótico polar tales como diclorometano o DMF, a una temperatura en particular entre -15°C y 40°C.
Después de la desprotección del producto intermedio, usando técnicas bien conocidas por los expertos en la materia, el compuesto obtenido (VIII) puede conducir a los compuestos de fórmula (I) a continuación de la reacción con R4Y. En este caso, Y es un grupo saliente tales como Cl, Br, I, OSO2CH3, OSO2CF3 u O-Tosilo. La reacción se lleva a cabo en presencia de una base orgánica o inorgánica tales como Et3N, iPr2NEt, NaH, Cs2CO3, K2CO3, en un disolvente anhidro polar tales como diclorometano, THF, DMF, DMSO a una temperatura en particular entre -20° y 100°C. En otro procedimiento particularmente apreciado, el compuesto (VIII) se hace reaccionar con un aldehído de fórmula R4b-CHO donde R4b corresponde a un precursor de R4. En este caso, la reacción es una aminación reductiva en presencia de un agente reductor tales como NaBH4, NaBH3CN, NaBH(OAc)3, en un disolvente polar tales como 1,2-dicloroetano, diclorometano, THF, DMF, MeOH, en la presencia opcional de isopropóxido de titanio (IV), a un pH que puede ser controlado por la adición de un ácido tal como ácido acético a una temperatura en particular entre -20°C y 100°C.
En los esquemas de síntesis anteriores, un compuesto de fórmula (I) puede conducir a otro compuesto de fórmula (I) a continuación de una etapa de reacción adicional, tal como saponificación por ejemplo, usando procedimientos bien conocidos por los expertos en la materia mediante los cuales un grupo R2 que representa un éster, preferentemente un éster de metilo, se cambia a un grupo R2 que representa un ácido carboxílico.
Si se desea aislar un compuesto de fórmula (I) que contiene por lo menos una función base en el estado de una sal de adición ácida, esto es posible mediante el tratamiento de la base libre del compuesto de fórmula (I) (que contienen por lo menos una función base) con un ácido adecuado, preferentemente en cantidad equivalente. El ácido adecuado puede ser en particular ácido trifluoroacético.
Por tanto, un objeto adicional de la presente invención es un primer procedimiento para preparar un compuesto de fórmula (I), que comprende una reacción de condensación entre un compuesto de fórmula (VI):

en donde R1 y R2 son tal como se definió anteriormente, y
un compuesto de la siguiente fórmula (VII):
en donde R3 es tal como se definió anteriormente, R4a corresponde a un grupo R4 tal como se definió anteriormente, opcionalmente en forma protegida, y X es OH o Cl.
Cuando X = OH, la reacción de acoplamiento se puede realizar bajo condiciones de acoplamiento de péptidos bien conocidas por los expertos en la materia.
Dicho acoplamiento del péptido puede llevarse a cabo en presencia de un agente de acoplamiento tales como diisopropilcarbodiimida(DIC), diciclohexilcarbodiimida (DCC), clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida (EDC), carbonildiimidazol (CDI), hexafluorofosfato de 2-(1H-benzotriazol-1-il)-1,1,3,3-tetrametiluronio (HBTU), tetrafluoroborato de 2-(1H-benzotriazol-1-il)-1,1,3,3-tetrametiluronio (HATU), fosforocianidato de dietilo (DEPC) o hexafluorofosfato de (benzotriazol-1-iloxi) tripirrolodinofosfonio (PyBOP), opcionalmente asociado con un auxiliar de acoplamiento tales como N-hidroxi succinimida (NHS), N-hidroxi benzotriazol (HOBt), 3,4-dihidro-3-hidroxi-4-oxo-1,2,3-benzotriazol (HOOBt), 1-hidroxi-7-azabenzotriazol (HAt), N-hidroxisilfosuccinimida (sulfo NHS) o dimetilaminopiridina (DMAP). Preferentemente, el agente de acoplamiento es HATU o DEPC.
La reacción también se puede realizar en presencia de una base tal como DIEA (diisopropiletilamina).
En particular, el acoplamiento peptídico se realiza en presencia de HATU o DEPC y DIEA.
Dicha reacción se puede llevar a cabo en un disolvente aprótico polar tal como diclorometano (DCM) o dimetilformamida (d Mf ), en particular a una temperatura de entre -15°C y 40°C.
Cuando X = Cl, la reacción de condensación se llevará a cabo en presencia de una base que puede ser orgánica o inorgánica, tales como Et3N, iPr2NEt, piridina, NaH, Cs2CO3 o K2CO3.
La reacción se puede llevar a cabo en un disolvente tal como tetrahidrofurano (THF), diclorometano (DCM), dimetilformamida (DMF), o dimetilsulfóxido (DMSO), en particular a una temperatura de entre -20° y 100°C.
Los compuestos de fórmulas (VI) y (VII) se pueden preparar siguiendo los protocolos de síntesis descritos en la parte experimental a continuación o siguiendo las técnicas conocidas por los expertos en la materia.
Un objeto adicional de la presente invención es un segundo procedimiento para preparar un compuesto de fórmula (I) que comprende una reacción de sustitución entre un compuesto de la siguiente fórmula (VIII):

en donde R1, R2 y R3 son como se definió anteriormente, y
un compuesto de la siguiente fórmula (X):

en donde R4a es un grupo R4 tal como se definió anteriormente, opcionalmente en forma protegida, e Y es un grupo saliente tales como Cl, Br, I, OSO2CH3, OSO2CF3 u O-Tosilo.
La reacción de sustitución se lleva a cabo en particular en presencia de una base que puede ser orgánica o inorgánica, tales como Et3N, iPr2NEt, NaH, Cs2CO3, o K2CO3.
Esta reacción puede llevarse a cabo en un disolvente polar, preferentemente anhidro, tales como DCM, THF, DMF o DMSO, en particular, a una temperatura de entre -20° y 100°C.
Los compuestos de fórmulas (VIII) y (X) se pueden preparar siguiendo los protocolos de síntesis descritos en la parte experimental a continuación o usando las técnicas conocidas por los expertos en la materia.
Un objeto adicional de la presente invención es un tercer procedimiento para preparar un compuesto de fórmula (I) en la que R4 es un grupo -CH2R4b con R4b representando:
■ OH, NR5R6, una cadena de hidrocarburo lineal o ramificada, saturada o insaturada, que presenta 1 a 7 átomos de carbono (por ejemplo un grupo alquilo (C1-C8)), sustituida por uno o más grupos (en particular uno) seleccionados de entre Oh y NR5R6, o
■ -CH2X1(CH2CH2X2)a2(CH2CH2X3)a3(CH2CH2X4)a4(CH2CH2X5)a5R7,
que comprende una reacción de aminación reductiva entre un compuesto de la siguiente fórmula (VIII):

en donde R1, R2 y R3 son tal como se definió anteriormente, y un compuesto de la siguiente fórmula (XI):

en donde R4b es tal como se definió anteriormente.
La reacción de aminación reductiva se puede llevar a cabo en presencia de un agente reductor tal como NaBH4, NaBH3CN o NaBH(OAc)3 y opcionalmente isopropóxido de titanio (IV).
El pH se puede controlar mediante la adición de un ácido tal como ácido acético, en particular, para alcanzar un pH de entre 4 y 5.
Esta reacción puede llevarse a cabo en un disolvente polar tal como DCE (1,2-dicloroetano), DCM, THF, DMF o metanol, en particular, a una temperatura de entre -20° y 100°C.
Los compuestos de fórmulas (VIII) y (XI) se pueden preparar siguiendo los protocolos de síntesis descritos en la parte experimental a continuación o usando las técnicas conocidas por los expertos en la materia.
El compuesto obtenido a continuación de la etapa de condensación/sustitución/aminación reductiva de uno de los tres procedimientos anteriormente se puede someter a las etapas adicionales de desprotección, particularmente en relación con los sustituyentes R2 y R4 y las etapas de funcionalización opcionalmente adicionales usando los procedimientos bien conocidos por los expertos en la materia.
Cuando R2 representa un grupo COOH, la etapa de condensación/sustitución/aminación reductora anteriormente mencionado se puede realizar a partir de un compuesto de fórmula (VI) con un grupo R2 que representa una función COO-éster (alquilo (C1-C6)), a continuación esta función éster posiblemente se saponifica para producir un compuesto de fórmula (I) con R2 = COOH.
Cuando el grupo R4 comprende una función NH, ésta se puede proteger antes de realizar la reacción de condensación/sustitución/aminación reductiva mediante la sustitución del átomo de nitrógeno por un grupo N-protector tales como un grupo Boc o Fmoc.
Por «grupo protector» en la presente invención se entiende un grupo que bloquea selectivamente un sitio reactivo en un compuesto multifuncional, de tal manera que una reacción química selectivamente se puede llevar a cabo en otro sitio reactivo no protegido en el sentido convencionalmente asociado con éste en la síntesis química.
Por «grupo protector de N» en la presente invención se entiende cualquier sustituyente que protege el grupo NH contra las reacciones indeseables tales como los grupos N-protectores descritos en Greene, «Protective Groups In Organic Synthesis», (John Wiley & Sons, Nueva York (1981)) y Harrison et al. «Compendium of Synthetic Organic Methods», Vols. 1 a 8 (J. Wiley & Sons, 1971 a 1996). Los grupos N-protectores comprenden carbamatos, amidas, derivados N-alquilados, derivados de amino acetal, derivados de N-bencilo, derivados de imina, derivados
de enamina y derivados de N-heteroátomo. Los grupos N-protectores pueden ser formilo; un arilo, tal como un fenilo, opcionalmente sustituido con uno o varios grupos metoxi, tales como p-metoxifenilo (PMP); un aril-alquilo (Ci -Ca), tal como un bencilo, la porción arilo siendo opcionalmente sustituida con uno o varios grupos metoxi, tales como bencilo (Bn), p-metoxibencilo (PMB) o 3,4-dimetoxibencilo (DMPM); -CO-Rgpi tal como acetilo (Ac), pivaloilo (Piv o Pv), benzoilo (Bz) o p-metoxibencilcarbonilo (Moz); -CO2-RGP1 tales como fbutiloxicarbonilo (Boc), tricloroetoxicarbonilo (TROC), aliloxicarbonilo (Alloc), benciloxicarbonilo (Cbz o Z) o 9-fluorenilmetiloxicarbonilo (Fmoc); -SO2-RGP1 tales como fenilsulfonilo, tosilo (Ts o Tos) o 2-nitrobencensulfonilo (también llamado nosilo - Nos o Ns); y los similares,
con Rgpi representando un alquilo (Ci -Ca) opcionalmente sustituido con uno o varios átomos de halógeno tales como F o Cl; un alquenilo (C2-Ca) tal como un alilo; un arilo, tal como un fenilo, opcionalmente sustituido con uno 0 varios grupos seleccionados de entre OMe (metoxi) y NO2 (nitro); un aril-alquilo (Ci -Ca), tal como un bencilo, la porción arilo siendo opcionalmente sustituida con uno o varios grupos metoxi; o un grupo 9-fluorenilmetilo.
En particular, el grupo N-protector comprende formilo, acetilo, benzoílo, pivaloílo, fenilsulfonilo, bencilo (Bn), tbutiloxicarbonilo (Boc), benciloxicarbonilo (Cbz), p-metoxibenciloxicarbonilo, p-nitrobencil-oxicarbonilo, tricloroetoxicarbonilo (TROC), aliloxicarbonilo (Alloc), 9-fluorenilmetiloxicarbonilo (Fmoc), trifluoro-acetilo, carbamatos de bencilo (sustituidos o no) y similares. Éste puede ser, en particular, un grupo Boc o Fmoc.
La protección de la función amina NH por un grupo Boc o Fmoc y su posterior desprotección, a continuación de la reacción de condensación/sustitución/aminación reductiva, son bien conocidas por los expertos en la materia y se describen en particular en la parte experimental a continuación.
El compuesto de fórmula (I) obtenido con uno de los tres procedimientos anteriormente mencionados también puede ser salificado mediante la adición de una base o ácido farmacéuticamente aceptable, en particular un ácido farmacéuticamente aceptable tal como ácido trifluoroacético. Dicha etapa se puede realizar opcionalmente al mismo tiempo que otra etapa de reacción, en particular, al mismo tiempo que una etapa de desprotección cuando éste se debe realizar en un medio ácido, por ejemplo.
El compuesto obtenido con uno de estos tres procedimientos, opcionalmente a continuación de la(s) etapa(s) adicional(es) para la desprotección, funcionalización y/o salificación, se puede separar del medio de reacción usando procedimientos bien conocidos por los expertos en la materia, tales como mediante extracción, evaporación del disolvente o por precipitación y filtración.
Si es necesario el compuesto también se puede purificar, utilizando técnicas bien conocidas por los expertos en la materia, por ejemplo, mediante recristalización si el compuesto es cristalino, mediante destilación, por cromatografía en columna de gel de sílice o cromatografía líquida de alto rendimiento (HPLC).
Los siguientes ejemplos ilustran la invención sin limitar el alcance de la misma.
Ejemplos
1 - Síntesis de los compuestos de la invención
Las siguientes abreviaturas se usan en los siguientes ejemplos:
ac. acuoso
ee exceso enantiomérico
equiv equivalente
ESI ionización por electroaspersión
LC/MS cromatografía líquida acoplada a espectrometría de masas
HPLC cromatografía líquida de alto rendimiento
NMR resonancia magnética nuclear
sat saturado
UV ultravioleta
Ejemplo 1
(S)-2-((S)-2-((3-aminopropil)(metil)amino)-3-metilbutanamido)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-feniM-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metiM-oxoheptan-4-il)-A/,3-dimetilbutanamida, ácido bis trifluoroacético

Ejemplo 1A: (4R,5S)-4-metil-5-fenil-3-propanoil-1,3-oxazolidin-2-ona

(4R,5S)-4-metil-5-fenil-1,3-oxazolidin-2-ona (5,8 g, 32,7 mimóles, 1,00 equiv) se disolvió en tetrahidrofurano (THF, 120 ml) en una atmósfera inerte. La mezcla se enfrió a -78°C y se añadió n-butil-litio (14,4 ml) gota a gota. a continuación de agitación durante 30 minutos a -78°C, se añadió cloruro de propanoilo (5,7 ml). La agitación continuó durante 30 minutos a -78°C y a continuación durante la noche a temperatura ambiente. A continuación la mezcla de reacción se concentró, se redisolvió en 200 ml de agua. El pH de la solución se ajustó a 7 con solución acuosa saturada de bicarbonato de sodio. Esta fase acuosa se extrajo 3 veces con 100 ml de acetato de etilo (EtOAc). Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 6,8 g (89%) del compuesto 1A en forma de un aceite de color amarillo.
Ejemplo 1B: ferc-butil (2S)-2-[(lR,2R)-1-hidroxi-2-metil-3-[(4R,5S)-4-metil-2-oxo-5-fenil-1,3-oxazolidin-3-il]-3-oxopropil]pirrolidin-1-carboxilato

El compuesto 1A (17,6 g, 75,45 mmoles, 1,00 equiv) se disolvió en diclorometano (DCM, 286 ml) en una atmósfera inerte. Esta solución se enfrió con un baño de hielo. Se añadieron trietilamina (TEA, 12,1 ml, 1,15 equiv) y Bu2BOTf (78,3 ml, 1,04 equiv) gota a gota mientras se mantenía la temperatura de la mezcla de reacción por debajo de 2°C. La agitación continuó a 0°C durante 45 minutos, a continuación de lo cual la reacción se enfrió a -78°C. Se añadió gota a gota una solución de ferc-butil (2S)-2-formilpirrolidin-1-carboxilato (8,5 g, 42,66 mmoles, 0,57 equiv) en DCM (42 ml). La agitación continuó durante 2 horas a -78°C, a continuación durante 1 hora a 0°C y finalmente 1 hora a temperatura ambiente. La reacción se neutralizó con 72 ml de regulador de pH de fosfato (pH = 7,2 - 7,4) y 214 ml de metanol, y se enfrió a 0°C. Se añadió gota a gota una solución de peróxido de hidrógeno al 30% en metanol (257 ml) mientras se mantenía la temperatura por debajo de 10°C. La agitación continuó durante 1 hora a 0°C. La reacción se neutralizó con 142 ml de agua, a continuación se concentró bajo presión reducida. La solución acuosa resultante se extrajo 3 veces con 200 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y éter de petróleo (EtOAc:PE = 1:8) para producir 13,16 g (40%) del compuesto 1B en forma de un aceite incoloro.
Ejemplo 1C: Ácido (2R,3R)-3-[(2S)-1-[(terc-butoxi)carbonil]pirrolidin-2-il]-3-hidroxi-2-metilpropanoico
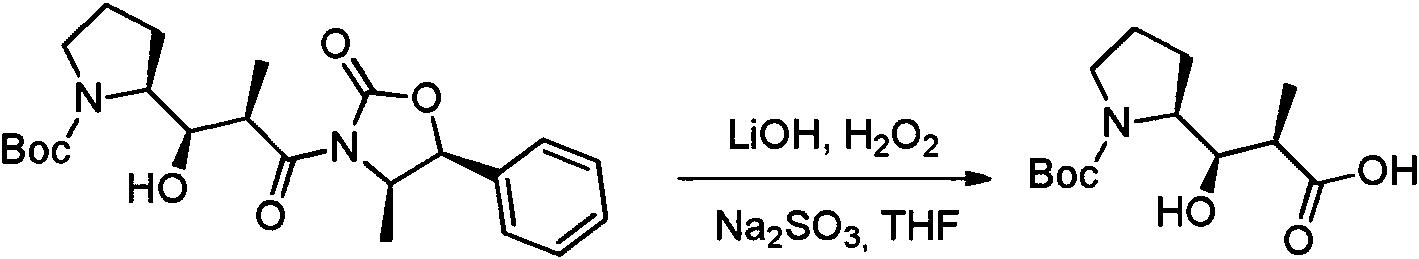
El compuesto 1B (13,16 g, 30,43 mimóles, 1,00 equiv) se disolvió en THF (460 ml) en presencia de peróxido de hidrógeno (30% en agua, 15,7 ml), a continuación se enfrió con un baño de hielo. Se añadió gota a gota una solución acuosa de hidróxido de litio (0,4 mol/l, 152,1 ml) mientras se mantenía la temperatura de reacción por debajo de 4°C. La mezcla de reacción se agitó 2,5 horas a 0°C. Se añadió gota a gota una solución acuosa de Na2SO3 (1 mol/l, 167,3 ml) mientras se mantenía la temperatura a 0°C. La mezcla de reacción se agitó 14 horas a temperatura ambiente, a continuación se neutralizó con 150 ml de solución fría saturada de bicarbonato de sodio y se lavó 3 veces con 50 ml de DCM. El pH de la solución acuosa se ajustó a 2-3 con una solución acuosa 1 M de KHSO4. Esta solución acuosa se extrajo 3 veces con 100 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron una vez con solución saturada de NaCl, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 7,31 g (88%) del compuesto 1C en forma de un aceite incoloro.
Ejemplo ID: Ácido (2R,3R)-3-[(2S)-1-[(terc-butoxi)carbonil]pirrolidin-2-il]-3-metoxi-2-metilpropanoico

El compuesto 1C (7,31 g, 26,74 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en THF (135 ml) en presencia de yodometano (25,3 ml). El medio de reacción se enfrió con un baño de hielo a continuación de lo cual se añadió NaH (60% en aceite, 4,28 g) en porciones. La reacción se dejó bajo agitación 3 días a 0°C y a continuación se neutralizó con 100 ml de solución acuosa saturada de bicarbonato de sodio y se lavó 3 veces con 50 ml de éter. El pH de la solución acuosa se ajustó a 3 con solución acuosa de KHSO41M. Esta solución acuosa se extrajo 3 veces con 100 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron una vez con 100 ml de Na2S2O3 (5% en agua), una vez con solución saturada de NaCl, a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 5,5 g (72%) del compuesto 1D en forma de un aceite incoloro.
Ejemplo 1E: W-metoxi-A/-metil-2-fenilacetamida

El ácido 2-fenilacético (16,2 g, 118,99 mmoles, 1,00 equiv) se disolvió en dimetilformamida (DMF, 130 ml) a continuación se enfrió a -10°C. Se añadieron dietil fosforocianidato (DEPC, 19,2 ml), clorhidrato de metoxi(metil)amina (12,92 g, 133,20 mmoles, 1,12 equiv) y trietilamina (33,6 ml). La mezcla de reacción se agitó 30 minutos a -10°C y a continuación 2,5 horas a temperatura ambiente. A continuación, se extrajo dos veces con 1 litro de EtOAc. Las fases orgánicas se combinaron, se lavaron dos veces con 500 ml de NaHCOa (sat.), una vez con 400 ml de agua, a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100 a 1:3) para producir 20,2 g (95%) del compuesto 1E en forma de un aceite de color amarillo.
Ejemplo 1F: 2-fenil-1-(l,3-tiazol-2-il)etan-1-ona
Se disolvió tetrametiletilendiamina (TMEDA, 27,2 ml) en 300 ml de THF) en una atmósfera inerte, a continuación se enfrió a -78°C antes de la adición, gota a gota, de n-BuLi (67,6 ml, 2,5 M). Se añadió 2-bromo-1,3-tiazol (15,2 ml) gota a gota y la agitación continuó durante 30 minutos a -78°C. El compuesto 1E (25 g, 139,50 mmoles, 1,00 equiv) disuelto en THF (100 ml) se añadió gota a gota. La agitación continuó durante 30 minutos a -78°C y a continuación 2 horas a -10°C. La reacción se neutralizó con 500 ml de KHSO4 (sat.), a continuación se extrajo 3 veces con 1 litro de EtOAc. Las fases orgánicas se combinaron, se lavaron dos veces con 400 ml de agua y dos veces con 700 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100 a 1:10) para producir 25 g (88%) del compuesto 1F en forma de un aceite de color amarillo.
Ejemplo 1G: (lR-2-fenil-1-(1,3-tiazol-2-il)etan-1-ol

En una atmósfera inerte, se añadió gota a gota una solución del compuesto 1F (15 g, 73,8 mmoles, 1,00 equiv.) en éter (300 ml) a (+)-B-clorodiisopinocanfeilborano((+)- Ipc2BCl, 110,8 ml). La mezcla de reacción se agitó 24 horas a 0°C, a continuación se neutralizó con 300 ml de una mezcla (1:1) de NaOH (10% en agua) y H2O2 (30% en agua), y finalmente se extrajo tres veces con 500 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron dos veces con 300 ml de K2CO3 (sat.) y una vez con 500 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:20 a 1:2) para producir 6,3 g (42%) del compuesto 1G en forma de un sólido de color blanco.
Ejemplo 1H: 2-[(1S)-1-azido-2-feniletil]-1,3-tiazol

El compuesto 1G (6 g, 29,23 mmoles, 1,00 equiv.) se disolvió en una atmósfera inerte en THF (150 ml) en presencia de trifenilfosfina (13 g, 49,56 mmoles, 1,70 equiv.), a continuación se enfrió a 0°C. Se añadió gota a gota azodicarboxilato de dietilo (DEAD, 7,6 ml), seguido de difenilfosforilazida (DPPA, 11 ml), el baño frío se retiró y la solución se dejó bajo agitación 48 horas a temperatura ambiente. El medio se concentró a presión reducida. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100 a 1:30) para producir 8 g del compuesto 1H parcialmente purificado en forma de un aceite de color amarillo. El compuesto 1H se usó como tal en la siguiente etapa.
Ejemplo 1I: terc-butil N-[(1S)-2-fenil-1-(1,3-tiazol-2-il)etil]carbamato

El compuesto 1H (6,5 g, 28,2 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en THF (100 ml) en presencia de trifenilfosfina (6,5 g, 33,9 mmoles, 1,20 equiv.), y se calentó a 50°C durante 2 horas. A continuación se añadió amoníaco (70 ml) y continuó el calentamiento durante 3 horas. La reacción se enfrió, se neutralizó con 500 ml de agua, a continuación se extrajo 3 veces con 500 ml de EtOAc. Las fases orgánicas se combinaron y se extrajeron dos veces con 500 ml de HCl 1N. Las fases acuosas se combinaron, se llevaron a pH 8-9 mediante la adición de una solución de hidróxido de sodio (10% en agua), a continuación se extrajeron 3 veces con 500 ml de DCM. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 4,8 g (83%) de (1S)-2-fenil-1-(1,3-tiazol-2-il)etan-1-amina en forma de un aceite de color amarillo. A continuación, este compuesto se protegió con un grupo Boc ((terc-butoxi)carbonilo) para que se pudiera purificar. Se disolvió en una atmósfera inerte en 1,4-dioxano (40 ml), a continuación se enfrió a 0°C. (Boc)2O (10,26 g, 47,01 mmoles, 2,00 equiv), se diluyó en 20 ml de 1,4-dioxano añadido gota a gota. El baño frío se retiró y la solución se dejó bajo agitación durante la noche a temperatura ambiente antes de ser neutralizada con 300 ml de agua y se extrajo dos veces con 500 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y
se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100 a 1:20, ee = 93%). A continuación, se recristalizó en una mezcla de hexano/acetona (~5-10/1, 1 g/10 ml) para producir 6 g (84%) del compuesto 1I en forma de un sólido de color blanco (ee > 99%).
Ejemplo 1J: /ere-butilo (2S)-2-[(lR,2R)-1-metoxi-2-metil-2-[[(1S)-2-fenil-1-(1,3-tiazol-2-il)etil]carbamoil]etil]pirrolidin-1 -carboxilato
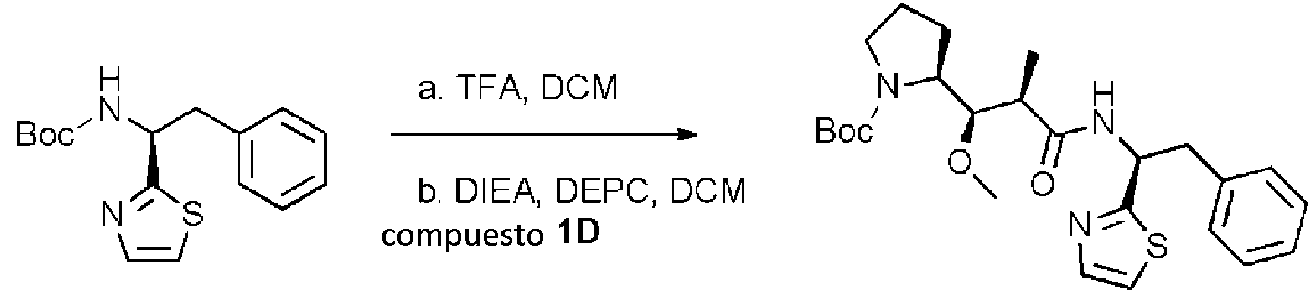
El compuesto 1I (3 g, 9,86 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en 10 ml de DCM. Se añadió ácido trifluoroacético (TFA, 10 ml) y la solución se dejó bajo agitación durante la noche a temperatura ambiente, a continuación se concentró a presión reducida para producir 2,0 g (64%) de (1S)-2-fenil- 1-(1,3-tiazol-2-il)etan-1-amina; ácido trifluoroacético en forma de un aceite de color amarillo. Este producto intermedio se volvió a disolver en 20 ml de DCM a continuación de lo cual, se añadieron el compuesto 1D (1,8 g, 6,26 mmoles, 1,05 equiv), DEPC (1,1 g, 6,75 mmoles, 1,13 equiv) y diisopropiletilamina (DIEA, 1,64 g, 12,71 mmoles, 2,13 equiv). La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente, a continuación se concentró a presión reducida. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100 a 1:3) para producir 2,3 g (81%) del compuesto 1J en forma de un sólido de color amarillo pálido.
Ejemplo 1K: (2R,3R)-3-metox¡-2-met¡l-N-[(1S)-2-fen¡l-1-(1,3-t¡azol-2-il)et¡l]-3-[(2S)-p¡rrol¡d¡n-2-¡l]propanam¡da; ácido trifluoroacético

El compuesto 1J (2,25 g, 4,75 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en 10 ml de DCM. Se añadió TFA (10 ml) y la solución se dejó bajo agitación durante la noche a temperatura ambiente, a continuación se concentró a presión reducida para producir 2,18 g (94%) del compuesto 1K en forma de un aceite de color amarillo.
Ejemplo 1L: Ácido (2S,3S)-2-(bencilamino)-3-metilpentanoico

El ácido (2S,3S)-2-amino-3-metilpentanoico (98,4 g, 750 mmoles, 1,00 equiv) se añadió a temperatura ambiente y en porciones a una solución de hidróxido de sodio 2 N (375 ml). El benzaldehído (79,7 g, 751,02 mmoles, 1,00 equiv) se añadió rápidamente y la solución resultante se agitó 30 minutos. Se añadió borohidruro de sodio (10,9 g, 288,17 mmoles, 0,38 equiv) en pequeñas porciones, mientras se mantenía la temperatura entre 5 y 15°C. La agitación continuó durante 4 horas a temperatura ambiente. La mezcla de reacción se diluyó con 200 ml de agua, a continuación se lavó dos veces con 200 ml de EtOAc. El pH de la solución acuosa se ajustó a 7 con una solución de ácido clorhídrico 2N. El precipitado formado se recogió por filtración y produjo 149,2 g (90%) del compuesto 1L en forma de un sólido de color blanco.
Ejemplo 1M: Ácido (2S,3S)-2-[bencil(metil)amino]-3-metilpentanoico

El compuesto 1L (25 g, 112,97 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en ácido fórmico (31,2 g) en presencia de formaldehído (36,5% en agua, 22,3 g). La solución se agitó 3 horas a 90°C y a continuación se concentró a presión reducida. El residuo se trituró en 250 ml de acetona, a continuación se concentró. Esta operación de trituración/evaporación se repitió dos veces con 500 ml de acetona para producir 21,6 g (81%) del compuesto 1M en forma de un sólido de color blanco.
Ejemplo 1N: (2S,3S)-2-[bencil(metil)amino]-3-metilpentan-1-ol

El LiAlH4 (0,36 g) se suspendió en 10 ml de THF en una atmósfera inerte a 0°C. El compuesto 1M (1,5 g, 6,37 mmoles, 1,00 equiv) se añadió en pequeñas porciones mientras se mantenía la temperatura entre 0 y 10°C. La mezcla de reacción se agitó 2 horas a 65°C, a continuación se enfrió de nuevo a 0°C antes de ser neutralizada con adiciones sucesivas de 360 ^l de agua, 1 ml de hidróxido de sodio al 15% y 360 ^l de agua. Las sales de aluminio que se precipitaron se separaron por filtración. El filtrado se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:50) para producir 820 mg (58%) del compuesto 1N en forma de un aceite de color amarillo pálido.
Ejemplo 1O: (2S,3S)-2-[bencil(metil)amino]-3-metilpentanal

El cloruro de oxalilo (0,4 ml) se disolvió en DCM (15 ml) en una atmósfera inerte. La solución se enfrió a -70°C y se añadió gota a gota una solución de dimetilsulfóxido (DMSO (0,5 ml) en DCM (10 ml) durante 15 minutos. La mezcla de reacción se agitó 30 minutos, a continuación de lo cual se añadió gota a gota una solución del compuesto 1N (820 mg, 3,70 mmoles, 1,00 equiv) en DCM (10 ml) durante 15 minutos. La mezcla de reacción se agitó otros 30 minutos a baja temperatura, a continuación, se añadió lentamente trietilamina (2,5 ml). La mezcla de reacción se agitó 1 hora a -50°C, el baño frío se retiró y la reacción se neutralizó con 25 ml de agua al tiempo que se permitía que la temperatura volviera a la normalidad. La solución se lavó una vez con 30 ml de solución acuosa saturada de NaCl, a continuación, se secó sobre sulfato sódico, se filtró y se concentró. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:200) para producir 0,42 g (52%) del compuesto 1O en forma de un aceite de color amarillo.
Ejemplo 1P: (2S,3S)-A/-bencil-1,1-dimetoxi-N,3-dimetilpentan-2-amina

El compuesto 1O (4,7 g, 21,43 mmoles, 1,00 equiv) se disolvió en 20 ml de metanol a 0°C. Se añadió gota a gota ácido sulfúrico concentrado (4,3 ml) y continuó la agitación durante 30 minutos a 0°C. Se añadió trimetil ortoformiato (21,4 ml), el baño frío se retiró y el medio de reacción se dejó bajo agitación durante 3 horas a temperatura ambiente. El medio de reacción se diluyó con 200 ml de EtOAc, se lavó sucesivamente con 100 ml de Na2CO3 al 10% y 200 ml de NaCl saturado, a continuación se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para producir 3,4 g (60%) del compuesto 1P en forma de un aceite de color amarillo pálido.
Ejemplo 1Q: [[1-(ferc-butoxi)etenil]oxi](ferc-butil) dimetiisilano

LDA, THF, HMPA
Se disolvió diisopropilamina (20 g, 186,71 mmoles, 1,08 equiv) en 170 mi de THF en una atmósfera inerte y se enfrió a -78°C. Se añadió nBuLi (2,4 M, 78,8 mi) gota a gota y la solución se agitó 30 minutos a baja temperatura (para producir LDA-diisopropilamida de litio) antes de añadir acetato de ferc-butilo (20 g, 172,18 mmoles, 1,00 equiv). La mezcla de reacción se agitó 20 minutos a -78°C antes de añadir hexametilfosforamida (HMPA, 25,8 ml) y una solución de ferc-butildimetilclorosilano (TBDMSCl, 28 g, 185,80 mmoles, 1,08 equiv) en 35 ml de THF. La agitación continuó durante 20 minutos adicionales a baja temperatura, y a continuación se retiró el baño frío. La solución se concentró bajo presión reducida. El residuo se volvió a disolver en 100 ml de agua y se extrajo 3 veces con 100 ml de PE. Las fases orgánicas se combinaron, se lavaron una vez con 500 ml de solución acuosa saturada de NaCl, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó por destilación para producir 16,6 g (83%) del compuesto 1Q en forma de un aceite incoloro.
Ejemplo 1R: ferc-butil (3R,4S,5S)-4-[bencil(metN)amino]-3-metoxi-5-metN heptanoato

El compuesto 1P (2,0 g, 7,54 mmoles, 1,00 equiv) y el compuesto 1Q (2,6 g, 11,28 mmoles, 1,50 equiv) se disolvieron en 33 ml de DCM en una atmósfera inerte. La solución se enfrió a 0°C. El DMF (1,2 g) se añadió gota a gota junto con una solución de BF3Et2O (2,1 g) en 7,5 ml de DCM. La agitación continuó durante 24 horas a 0°C. El medio de reacción se lavó una vez con 30 ml de carbonato de sodio (10%) y dos veces con 50 ml de solución acuosa saturada de NaCl, a continuación se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100) para producir 1,82 g (91%) del compuesto 1R en forma de un aceite de color amarillo.
Ejemplo 1S: clorhidrato de (3R,4S,5S)-3-metoxi-5-metN-4-(metilamino)heptanoato

El compuesto 1R (2,4 g, 6,87 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en 35 ml de etanol en presencia de Pd/C (0,12 g) y ácido clorhídrico concentrado (0,63 ml). La atmósfera de nitrógeno se reemplazó por una atmósfera de hidrógeno y el medio de reacción se dejó bajo agitación 18 horas a temperatura ambiente. El medio de reacción se filtró y se concentró bajo presión reducida. El residuo se trituró en 50 ml de hexano y se eliminó el sobrenadante que, a continuación de secar bajo presión reducida, produjo 1,66 g (82%) del compuesto 1S en la forma de un sólido de color blanco.
Ejemplo 1T: ferc-butil (3R,4S,5S)-4-[(2S)-2-[[(benciloxi)carbonil]amino]-W,3-dimetilbutanamido]-3-metoxi-5-metiloheptanoato

El ácido (2S)-2-[[(benciloxi)carbonil]amino]-3-metilbutanoico (15 g, 0,40 mmoles, 1,00 equiv) se disolvió en 300 ml de DCM en presencia de DIEA (38,3 ml) y hexafluorofosfato de bromotripirrolidinofosfonio (PyBrOP, 32,3 g). La solución se agitó 30 minutos a temperatura ambiente antes de la adición del compuesto 1S (15,99 g, 0,42 mmoles,
1,07 equiv). El medio de reacción se agitó 2 horas y a continuación se concentró. El residuo se purificó en fase inversa (C18) con una mezcla de acetonitrilo (ACN) y agua (30:70 a 100:0 por 40 minutos) para producir 17 g (58%) del compuesto 1T en forma de un aceite líquido incoloro.
Ejemplo 1U: terc-butil (3R,4S,5S)-4-[(2S)-2-amino-N,3-dimetilbutanamido]-3-metoxi-5-metilheptanoato
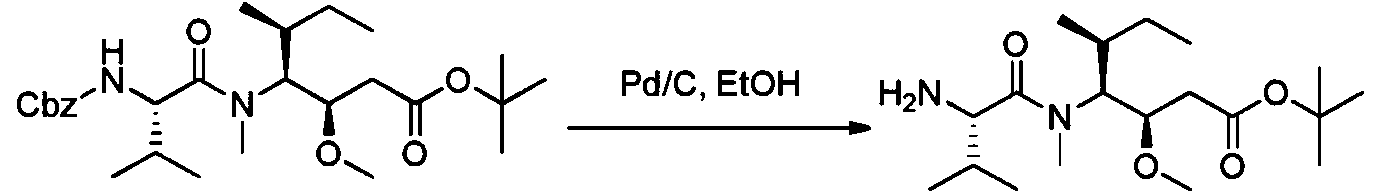
El compuesto 1T (76 mg, 0,15 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en 10 ml de etanol en presencia de Pd/C (0,05 g). La atmósfera de nitrógeno se reemplazó por una atmósfera de hidrógeno y la reacción se agitó 2 horas a temperatura ambiente. El medio de reacción se filtró y se concentró bajo presión reducida para producir 64 mg del compuesto 1U en forma de un aceite incoloro.
Ejemplo 1V: (3R,4S,5S)-4-[(2S)-2-[[(9H-fluoren-9-ilmetoxi)carbonil]amino-N,3-dimetilbutanamido]-3-metoxi-5-metilheptanoato
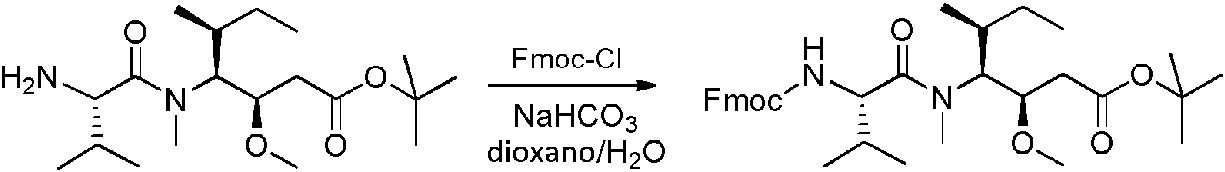
El compuesto 1U (18,19 g, 50,74 mmoles, 1,00 equiv) se disolvió en 400 ml de una mezcla de 1,4-dioxano/agua (1:1) en presencia de bicarbonato de sodio (12,78 g, 152 mmoles, 3,00 equiv) y cloroformiato de 9H-fluoren-9-ilmetilo (Fmoc-Cl, 19,69 g, 76 mmoles, 1,50 equiv), a continuación se agitó 2 horas a temperatura ambiente. El medio de reacción se diluyó entonces con 500 ml de agua y se extrajo 3 veces con 200 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron una vez con 200 ml de solución acuosa saturada de NaCl, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 40 g del compuesto 1V parcialmente purificado en forma de un aceite de color amarillo pálido.
Ejemplo 1W: Ácido (3R,4S,5S)-4-[(2S)-2-[[(9H-fluoren-9-ilmetoxi)carbonil]amino]-N,3-dimetilbutanamido]-3-metoxi-5-metilheptanoico

El compuesto 1V (40 g, 68,88 mmoles, 1,00 equiv) se disolvió en una atmósfera neutra en 600 ml de DCM. Se añadió TFA (300 ml). La solución se agitó 2 horas a temperatura ambiente, a continuación se concentró a presión reducida. El residuo se purificó en una columna de sílice con una mezcla de metanol y DCM (1:10) para producir 23,6 g (65%) del compuesto 1W en forma de un aceite incoloro.
Ejemplo 1X: 9H-fluoren-9-ilmetil N-[(1S)-1-[[(3R,4S,5S)-3-metoxi-1-[(2S)-2-[(1R,2R)-1-metoxi-2-metil-2-[[(1S)-2-fenil-1 -(1,3-tiazol-2-il)etil]carbamoil]etil]pirrolidin-1-il]-5-metil-1-oxoheptan-4-il](metil)carbamoil]-2-metilpropil]carbamato

El compuesto 1W (2,53 g, 4,82 mmoles, 1,08 equiv) se disolvió en 20 ml de DCM en presencia del compuesto 1K (2,18 g, 4,47 mmoles, 1,00 equiv), DEPC (875 mg, 5,37 mmoles, 1,20 equiv) y DIEA (1,25 g, 9,67 mmoles, 2,16 equiv). La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente, a continuación se
lavó sucesivamente con 50 ml de solución saturada de KHSO4 y 100 ml de agua, se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó en una columna de sílice con una mezcla de metanol y DCM (1:200 a 1:40) para producir 2,8 g (71%) del compuesto 1X en forma de un sólido de color amarillo pálido.
Ejemplo 1Y: (2S)-2-amino-N-[(3R,5S)-3-metoxi-1-[(2S)-2-[(1R,2R)-1-metoxi-2-metil-2-[[(1S)-2-fenil-1-(1,3-tiazol-2-il)etil]carbamoil]etil]pirrolidin-1-il]-5-metil-1-oxoheptan-4-il]-W,3-dimetilbutanamida

El compuesto 1X (2,8 g, 3,18 mmoles, 1,00 equiv) se disolvió en acetonitrilo (ACN, 12 ml) en presencia de piperidina (3 ml) y se dejó bajo agitación 18 horas a temperatura ambiente. La reacción se neutralizó con 50 ml de agua, a continuación se extrajo dos veces con 100 ml de DCM. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de metanol y DCM (1:100 a 1:40) para producir 1,2 g (57%) del compuesto 1Y en forma de un sólido de color amarillo.
Ejemplo 1ZA: Ácido (2S)-2-[[(terc-butoxi)carbonil](metil)amino]-3-metil butanoico
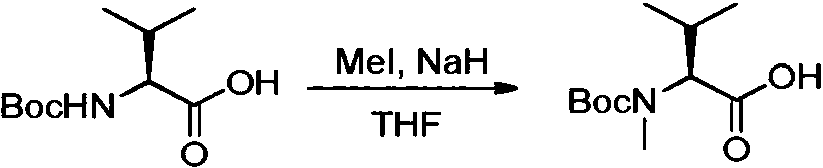
El ácido (2S)-2-[[(terc-butoxi)carbonil]amino]-3-metilbutanoico (63 g, 289,97 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en THF (1000 ml) en presencia de yodometano (181 ml). La solución se enfrió a 0°C antes de añadir hidruro de sodio (116 g, 4,83 moles, 16,67 equiv) en pequeñas porciones. La mezcla de reacción se agitó durante 1,5 horas a 0°C, el baño frío se retiró y la agitación continuó durante 18 horas. La reacción se neutralizó con 200 ml de agua y a continuación se concentró a presión reducida. La fase acuosa residual se diluyó con 4 litros de agua, se lavó una vez con 200 ml de EtOAc y su pH se ajustó entre 3 y 4 con una solución de ácido clorhídrico 1N. La mezcla obtenida se extrajo 3 veces con 1,2 L de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 60 g (89%) del compuesto 1ZA en forma de un aceite de color amarillo.
Ejemplo 1ZB: bencil (2S)-2-[[(terc-butoxi)carbonil](metil)amino]-3-metilbutanoato

El compuesto 1ZA (47 g, 203,21 mmoles, 1,00 equiv) se disolvió en DMF (600 ml) en presencia de U2CO3 (15,8 g, 213,83 mmoles, 1,05 equiv). La solución se enfrió a 0°C y a continuación se añadió gota a gota bromuro de bencilo (BnBr 57,9 g, 338,53 mmoles, 1,67 equiv). La mezcla de reacción se dejó bajo agitación durante la noche antes de ser neutralizada con 400 ml de agua y se filtró. La solución obtenida se extrajo dos veces con 500 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100 a 1:20) para producir 22,5 g (34%) del compuesto 1ZB en forma de un aceite de color amarillo.
Ejemplo 1ZC: clorhidrato de bencil (2S)-3-metil-2-(metilamino) butanoato
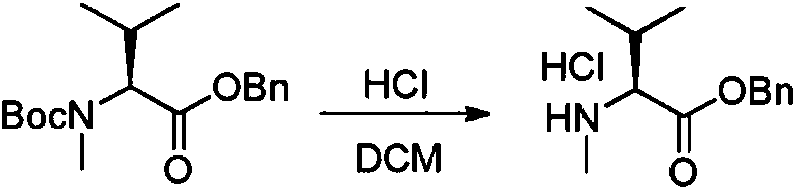
El compuesto 1ZB (22,5 g, 70,00 mimóles, 1,00 equiv) se disolvió en 150 ml de DCM. Se burbujeó ácido clorhídrico gaseoso. La reacción se agitó 1 hora a temperatura ambiente y a continuación se concentró a presión reducida para producir 17 g (94%) del compuesto 1ZC en forma de un sólido de color amarillo.
Ejemplo 1ZD: ferc-butil W-(3,3-dietoxipropil)carbamato

La 3,3-dietoxipropan-1-amina (6 g, 40,76 mmoles, 1,00 equiv) se disolvió en 1,4-dioxano (30 ml) en presencia de TEA (4,45 g, 43,98 mmoles, 1,08 equiv), a continuación se enfrió hasta 0°C. (Boc)2O (9,6 g, 43,99 mmoles, 1,08 equiv) diluido en 20 ml de 1,4-dioxano se añadió gota a gota. La solución se agitó 2 horas a 0°C, a continuación durante la noche a temperatura ambiente antes de ser neutralizada con 10 ml de agua. El pH se ajustó a 5 con HC1 (1%). La solución se extrajo 3 veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 8,21 g (81%) del compuesto 1ZD en forma de un aceite de color amarillo pálido.
Ejemplo 1Z: ferc-butil W-(3-oxopropil)carbamato

El compuesto 1ZD (8,20 g, 33,15 mmoles, 1,00 equiv) se disolvió en 18,75 ml de ácido acético y se dejó en agitación durante la noche a temperatura ambiente. El medio de reacción se extrajo 3 veces con 30 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron 3 veces con 30 ml de solución saturada de NaCl, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 5 g (87%) del compuesto 1ZE en forma de un aceite de color rojo oscuro.
Ejemplo 1ZF: Ácido (2S)-2-[(3-[[(ferc-butoxi)carbonil]amino]propil)(metil)amino]-3-metilbutanoico

El compuesto 1ZE (2,4 g, 13,86 mmoles, 1,00 equiv) se disolvió en 50 ml de THF en presencia del compuesto 1ZC (3,56 g, 13,81 mmoles, 1,00 equiv) y DIEA (9,16 ml, 4,00 equiv). La mezcla de reacción se agitó 30 minutos a temperatura ambiente antes de añadir triacetoxiborohidruro de sodio (5,87 g, 27,70 mmoles, 2,00 equiv). La agitación continuó durante una noche, a continuación la reacción se neutralizó con 100 ml de agua y se extrajo 3 veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó parcialmente en una columna de sílice con una mezcla de EtOAc y PE (1:4). El producto bruto obtenido se volvió a disolver en 20 ml de metanol en presencia de Pd/C (1,2 g) y se hidrogenó durante 20 minutos a temperatura y presión normal. El medio de reacción se filtró y se concentró bajo presión reducida para producir 200 mg (5%) del compuesto 1ZF en forma de un sólido de color blanco.
Ejemplo 1ZG: ferc-butil N-(3-[[(1S)-1-[[(1S)-1-[[(3R,4S,5S)-3-metoxi-1-[(2S)-2-[(lR,2R)-1-metoxi-2-metil-2-[[(1S)-2-fenil-1-(l,3-tiazol-2-il)etil]carbamoil]til]pirrolidin-1-il]-5-metil-1-oxoheptan-4-il](metil)carbamoil]-2-metilpropil]carbamoil]-2-metilpropil](metil)amino]propil)carbamato

El compuesto 1Y (50 mg, 0,08 mimóles, 1,00 equiv) se disolvió en 2 ml de DMF en presencia del compuesto 1ZF (26,2 mg, 0,09 mmoles, 1,20 equiv), DIEA (37,7 ml) y hexafluorofosfato de O-(7-azabenzotriazo-1-il)-W,W,W,W-tetrametiluronio (HATU, 43,3 mg, 0,11 mmoles, 1,50 equiv). La reacción se dejó bajo agitación durante la noche a temperatura ambiente, a continuación se diluyó con 10 ml de agua y se extrajo 3 veces con 5 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 100 mg del compuesto 1ZG en forma de un aceite incoloro parcialmente purificado.
Ejemplo 1: El compuesto 1ZG (90 mg, 0,10 mmoles, 1,00 equiv) se disolvió en una atmósfera neutra en 2 ml de DCM y la solución se enfrió con un baño de hielo. Se añadió TFA (1 ml) y la reacción se agitó durante 2 horas a temperatura ambiente, a continuación se concentró a presión reducida. El residuo se purificó por HPLC preparativa (columna Pre-HPLC-001 SHIMADZU, SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con 0,05% de TFA; gradiente de 18% a 31% de ACN durante 7 minutos y a continuación de 31% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 1 se obtuvo con un rendimiento del 25% (23 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Atlantis T3, 3 pm, 4,6 x 100 mm; 35°C; 1 ml/min, de 30% a 60% de ACN en agua (acetato de amonio 20 mM por 6 minutos); ESI (C44H73N7O6S, masa exacta 827,53) m/z: 829 (MH+), 5,84 min (93,7%, 254 nm).
1H NMR (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,85-7,80 (m, 1H); 7,69-7,66 (m, 1H), 7,40-7,10 (m, 5H), 5,80-5,63 (m, 1H), 4,80-4,65 (m, 2H), 4,22-4,00 (m, 1H), 3,89-0,74 (m, 58H).
Ejemplo 2 - compuesto de referencia
(S)-2-((S)-2-(((2-aminopiridin-4-il)metil)(metil)amino)-3-metilbutanamido)-N-((3R,4S,5S)-1-((S)-2-((lR,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil)pirrolidin-1-il)-3-metoxi-5-metil-1-oxoheptan-4-il)-A/,3-d¡met¡lbutanamida, ácido trifluoroacético

Ejemplo 2A: ferc-butil (S)-2-((1R,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil)pirrolidin-1-carboxilato

El compuesto 1D (2,5 g, 8,70 mmoles, 1,00 equiv) y (1S,2R)-2-amino-1-fenilpropan-1-ol (1,315 g, 8,70 mmoles, 1,00 equiv) se disolvieron en una atmósfera inerte en DMF (35 ml). La solución se enfrió a 0°C y a continuación se añadieron gota a gota DEPC (1,39 ml) y TEA (1,82 ml). La mezcla de reacción se agitó 2 horas a 0°C, a
continuación 4 horas a temperatura ambiente. La mezcla de reacción se diluyó con 200 ml de agua y se extrajo tres veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron una vez con 50 ml de KHSO4 (1 mol/l), una vez con 50 ml de NaHCO3 (sat.), una vez con 50 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron a presión reducida para producir 3,6 g (98%) del compuesto 2A en forma de un sólido de color amarillo.
Ejemplo 2B: (2R,3R)-W-((1S,2R)-1-hidroxi-1-fenilpropan-2-il)-3-metoxi-2-metil-3-((S)-pirrolidin-2-il)propanamida-2 ,2 ,2-trifluoroacetato

El compuesto 2A (2,7 g, 6,42 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en DCM (40 ml), a continuación se enfrió a 0°C. Se añadió TFA (25 ml) y la solución se agitó durante 2 horas a 0°C. La mezcla de reacción se concentró a presión reducida para producir 4,4 g del compuesto 2B en forma de un aceite de color amarillo.
Ejemplo 2C: (9H-fluoren-9-il)metil ((S)-1-(((3R,4S,5S)-1-((S)-2-((1R,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil)pirrolidin-1-il)-3-metoxi-5-metil-1-oxoheptan-4-il)(metil)amino)-3-metil-1-oxobutan-2-il)carbamato

Los compuestos 2B (4,4 g, 10,13 mmoles, 1,00 equ¡v) y 1W (5,31 g, 10,12 mmoles, 1,00 equ¡v) se disolvieron en una atmósfera inerte en DCM (45 ml). La solución se enfrió a 0°C, a continuación se añadieron gota a gota DEPC (1,62 ml) y DIEA (8,4 ml). La mezcla de reacción se agitó durante 2 horas a 0°C y a continuación a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con 100 ml de agua y se extrajo tres veces con 50 ml de DCM. Las fases orgánicas se combinaron, se lavaron una vez con 50 ml de KHSO4 (1 mol/l), una vez con 50 ml de NaHCO3 (sat.), una vez con 50 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron a presión para producir 3,3 g (39%) del compuesto 2C en forma de un sólido de color amarillo.
Ejemplo 2D: (S)-2-amino-N-((3R,4S,5S)-1-((S)-2-((lR,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil)pirrolidin-1-il)-3-metoxi-5-metil-1-oxoheptan-4-il)-W,3-dimetilbutanamida

El compuesto 2C (300 mg, 0,36 mmoles, 1,00 eq.) se disolvió en una atmósfera inerte en ACN (2 ml) y piperidina (0,5 ml). La solución se dejó bajo agitación a temperatura ambiente durante la noche y a continuación se evaporó hasta sequedad a presión reducida. El residuo se purificó en una columna de sílice con una mezcla de DCM y
MeOH (1:100) para producir 150 mg (68%) del compuesto 2D en forma de un sólido de color blanco.
Ejemplo 2E: metil 2-((terc-butoxicarbonil)amino)isonicotinato

El metil 2-aminopiridin-4-carboxilato (2 g, 13,14 mmoles, 1,00 equiv) se disolvió en terc-butanol (20 ml) a continuación de lo cual se añadió di-terc-butil dicarbonato (4,02 g, 18,42 mmoles, 1,40 equiv) (20 ml). La mezcla de reacción se agitó a 60°C durante la noche, a continuación la reacción se detuvo mediante la adición de una solución acuosa de NaHCO3 1M (50 ml). El sólido se recuperó por filtración, se lavó con 50 ml de EtOH, a continuación se secó in vacuo para producir 2,5 g (75%) del compuesto 2E en forma de un sólido de color blanco.
Ejemplo 2F: terc-butil (4-(hidroximetil)piridin-2-il)carbamato

El compuesto 2E (2,5 g, 9,91 mmoles, 1,00 equiv) y CaCh (1,65 g) se disolvieron en EtOH (30 ml). La solución se enfrió a 0°C, a continuación se añadió gradualmente NaBH4 (1,13 g, 29,87 mmoles, 3,01 equiv). La solución se dejó bajo agitación durante la noche a temperatura ambiente, a continuación la reacción se detuvo con la adición de agua (50 ml). La mezcla se extrajo tres veces con 20 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron dos veces con 20 ml de NaCl (sat.) y a continuación se secaron sobre sulfato sódico, se filtraron y se concentraron bajo presión reducida para producir 2,0 g (90%) del compuesto 2F en forma de un sólido incoloro.
Ejemplo 2G: terc-butil (4-formilpiridin-2-il)carbamato

El compuesto 2F (2,5 g, 11,15 mmoles, 1,00 equiv) se disolvió en DCE (25 ml) y a continuación se añadieron 19,4 g (223,14 mmoles, 20,02 equiv) de MnO2. La mezcla se dejó bajo agitación durante la noche a 70°C, a continuación los sólidos se retiraron por filtración. El filtrado se evaporó hasta sequedad para producir 1,4 g (57%) del compuesto 2G en forma de un sólido de color blanco.
Ejemplo 2H: bencil (S)-2-(((2-((terc-butoxicarbonil)amino)piridin-4-il)metil)(metil)amino)-3-metilbutanoato

El compuesto 2G (2,3 g, 10,35 mmoles, 1,00 equiv) se disolvió en 25 ml de THF en presencia del compuesto 1ZC (2,93 g, 11,37 mmoles, 1,10 equiv), DIEA (5,39 g, 41,71 mmoles, 4,03 equiv) y NaBH(OAc)3 (4,39 g, 20,71 mmoles, 2,00 equiv). La mezcla de reacción se agitó durante 6 horas a temperatura ambiente y a continuación se neutralizó con 60 ml de NaHCO3 (sat.) y se extrajo 3 veces con 20 ml de AcOEt. Las fases orgánicas se combinaron, se lavaron dos veces con 20 ml de NaCl (sat.), se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:15) para producir 2,7 g (61%) del compuesto 2H en forma de un sólido de color blanco.
Ejemplo 2I: Ácido (S)-2-(((2-((ferc-butoxicarbonil)amino)piridin-4-il)metil)(metil)amino)-3-metilbutanoico

El compuesto 2H (500 mg, 1,17 mimóles, 1,00 equiv) se disolvió en 10 ml de AcOEt y 2 ml de metanol en presencia de Pd/C (250 mg), y se hidrogenó durante 3 horas a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida para producir 254 mg (64%) del compuesto 2I en forma de un sólido incoloro
Ejemplo 2J: ferc-butil (4-((3S,6S,9S,10R)-9-((S)-sec-butil)-10-(2-((S)-2-((1R,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil) pirrolidin-1 -il)-2-oxoetil)-3,6-diisopropil-2,8-dimetil-4,7-dioxo-11-oxa-2,5,8-triazadodecil)piridin-2-il)carbamato

El compuesto 2J se preparó de forma similar al compuesto 1ZG a partir de la amina 2D (85,2 mg, 0,14 mmoles, 1,50 equiv), el ácido 2l (31,7 mg, 0,09 mmoles, 1,00 equiv), HATU (42,9 mg, 0,11 mmoles, 1,20 equiv) y DIEA (36,7 mg, 0,28 mmoles, 3,02 equiv) en DMF (3 ml). a continuación de evaporación hasta sequedad, se obtuvieron 100 mg del producto bruto en forma de un sólido de color blanco.
Ejemplo 2: El compuesto 2J (100 mg, 0,11 mmoles, 1,00 equiv) se disolvió en 2 ml de DCM y 1 ml de TFA. La reacción se agitó durante 1 hora a temperatura ambiente, a continuación se concentró a presión reducida. El residuo (80 mg) se purificó por HPLC preparativa (columna Pre-HPLC-001 SHIMADZU, SunFire Prep C18 OBD, 5 |jm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con 0,05% de TFA; gradiente de 20% a 40% de ACN por 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 2 se obtuvo con un rendimiento del 6% (6,3 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,8 ml/min, de 10% a 95% de ACN en agua (0,05% de TFA) por 6 minutos); ESI (C45H73N7O7, masa exacta 823,56) m/z: 824,5 (MH+) y 412,9 (M,2H+/2, 100%), 3,21 min (99,2%, 210 nm)
1H NMR (400 MHz, CD3OD, ppm): 6 (Presencia de rotámeros) 7,81-7,79 (m, 1H); 7,39-7,29 (m, 5H); 6,61-6,59 (m, 2H); 4,84-4,52 (m, 1H); 4,32-4,02 (m, 1H); 3,90-2,98 (m, 10H); 2,90-2,78 (m, 1H); 2,55-0,81 (m, 39H).
Ejemplo 3 - compuesto de referencia
metil ((S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-A/,3-di-metil-2-((S)-3-metil-2-(metil(piridin-4-ilmetil) amino)butanamido)butanamido)-3-metoxi-5-metilheptanoil) pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 3A: íerc-butil (S)-2-((1R,2R)-1-imetoxi-3-(((S)-1-imetoxi-1-oxo-3-fenilpropan-2-il)aimino)-2-imetil-3-oxopropil)pirrolidin-1-carboxilato

El compuesto 1D (3 g, 10,44 mimóles, 1,00 equiv) y metil (S)-2-amino-3-femlpropanoato (2,25 g, 12,55 mimóles, 1,20 equiv) se disolvieron en una atmósfera inerte en DMF (40 ml). La solución se enfrió a 0°C y a continuación se añadieron gota a gota DEPC (1,67 ml, 1,05 equiv) y TEA (3,64 ml, 2,50 equiv). La mezcla de reacción se agitó 2 horas a 0°C y a continuación a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con 100 ml de agua y se extrajo tres veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron una vez con 100 ml de KHSO4 (1 mol/l), una vez con 100 ml de NaHCO3 (sat.), una vez con 100 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron a presión para producir 4 g (85%) del compuesto 3A en forma de un aceite incoloro.
Ejemplo 3B: 2,2,2-trifluoroacetato de metil (S)-2-((2R,3R)-3-metoxi-2-metil-3-((S)-pirrolidin-2-il)propanamido)-3-fenilpropanoato

El compuesto 3A (5 g, 11,15 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en DCM (40 ml). Se añadió TFA (25 ml) y la solución se agitó durante 2 horas. La mezcla de reacción se concentró a presión reducida para producir 8 g del compuesto 3B en forma de un aceite de color amarillo.
Ejemplo 3C: metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((((9H-fluoren-9-il)imetoxi)carbonil)aimino)-N,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

Los compuestos 3B (8,03 g, 17,36 mmoles, 1,00 equiv) y 1W (9,1 g, 17,34 mmoles, 1,00 equiv) se disolvieron en una atmósfera inerte en DCM (80 ml). La solución se enfrió a 0°C y a continuación se añadieron gota a gota DEPC (2,8 ml) y DIEA (12 ml). La mezcla de reacción se agitó durante 2 horas a 0°C y a continuación a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con 200 ml de agua y se extrajo tres veces con 50 ml
de DCM. Las fases orgánicas se combinaron, se lavaron una vez con 50 ml de KHSO4 (1 mol/l), una vez con 50 ml de NaHCO3 (sat.), una vez con 50 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron a presión reducida para producir 5 g (34%) del compuesto 3C en forma de un sólido de color amarillo.
Ejemplo 3D: metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-amino-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)- 3-fenilpropanoato

El compuesto 3C (5,5 g, 6,43 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte en una solución de fluoruro de tetrabutilamonio (TBAF, 2,61 g, 9,98 mmoles, 1,55 equiv) en DMF (100 ml). La solución se agitó a temperatura ambiente durante 2 horas y a continuación se diluyó con 100 ml de agua y se extrajo tres veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para producir 3,3 g (81%) del compuesto 3D en forma de un sólido de color amarillo.
Ejemplo 3E: bencil (S)-3-metil-2-(metil(piridin-4-ilmetil)amino)butanoato

La piridina-4-carbaldehído (1 g, 9,34 mmoles, 1,00 equiv) se disolvió en 10 ml de 1,2-dicloroetano (DCE) en presencia del compuesto 1ZC (2,9 g, 11,25 mmoles, 1,21 equiv) e isopropóxido de titanio (IV) (4,19 ml, 1,40 equiv). La mezcla se agitó a temperatura ambiente durante 30 minutos y a continuación se añadieron 2,77 g de NaBH(OAc)3 (13,07 mmoles, 1,40 equiv). El medio de reacción se dejó bajo agitación durante la noche y a continuación se neutralizó con 100 ml de agua y la mezcla se extrajo 3 veces con 50 ml de AcOEt. Las fases orgánicas se combinaron y se evaporaron hasta sequedad. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:20) para producir 1,3 g (45%) del compuesto 3E en forma de un aceite incoloro.
Ejemplo 3F: Ácido (S)-3-metil-2-(metil(piridin-4-ilmetil)amino)butanoico

El compuesto 3E (800 mg, 2,56 mmoles, 1,00 equiv) se disolvió en 30 ml de AcOEt en presencia de Pd/C (300 mg) y se hidrogenó durante 3 horas a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida. El residuo se purificó en una columna de sílice con una mezcla de DCM y MeOH (100:1 a 5:1) para producir 100 mg (18%) del compuesto 3F en forma de un sólido de color blanco.
Ejemplo 3: Los compuestos 3D (50 mg, 0,08 mmoles, 1,00 equiv) y 3F (26,34 mg, 0,12 mmoles, 1,50 equiv) se disolvieron en 3 ml de DCM. La solución se enfrió a 0°C y a continuación se añadieron 0,018 ml de DEPC y 0,0392 ml de DIEA. La reacción se agitó a 0°C durante 2 horas y a continuación a temperatura ambiente durante la noche. El medio de reacción se concentró a presión reducida y el residuo (70 mg) se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con 0,05% de TFA; gradiente de 20% a 40% de ACN por 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 3 se obtuvo con un rendimiento del 27% (20 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 |jm, 4,6 x 100 mm; 40°C; 1,5 ml/min, del 10% al 95% de ACN en agua (TFA al 0,05%) por 8 minutos); ESI (C46H72N6O8, masa exacta 836,5) m/z: 837,5 (MH+) y 419,4 (M,2H+/2 (100%)), 7,04 min (90,0%, 210 nm)
1H NMR (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,76-8,74 (m, 2H); 8,53-8,48 (m, 0,4H, NHCO intercambio incompleto); 8,29-8,15 (m, 0,8H, NHCO intercambio incompleto); 8,01 (s, 2H), 7,31-7,22 (m, 5H), 4,88 4,68 (m, 3H); 4,31-4,07 (m, 2H); 3,94-2,90 (m, 18H); 2,55-0,86 (m, 38H).
Ejemplo 4 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-W,3-dimetil-2-((S)-3-metil-2-(metil(piridin-4-ilmetil)amino)butanamido)butanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 4: El compuesto 3 (100 mg, 0,11 mmoles, 1,00 equiv) se disolvió en una mezcla de agua (5 ml), ACN (5 ml) y piperidina (2,5 ml). La mezcla de reacción se dejó bajo agitación durante la noche y a continuación se concentró a presión reducida. El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 jm , 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 20 mg (20%) del compuesto 4 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de ACN en agua (TFA al 0,05%) durante 8 minutos); ESI (C45H70N6O8, masa exacta 822,5) m/z: 823,5 (MH+) y 412,4 (M,2H+/2, 100%), 6,84 min (89,1%, 210 nm).
1H NMR (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,79-8,78 (m, 2H); 8,09 (m, 2H); 7,30-7,21 (m, 5H); 4,80-4,80 (m, 1H), 4,36-0,87 (m, 58H).
Ejemplo 5 - compuesto de referencia
(S)-N-((3R,4S,5S)-3-metoxi-1-((S)-2-((1R,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetil-2-((S)-3-metil-2-(metil(piridin-4-ilmetil)amino)butanamido)butanamida), ácido trifluoroacético

Ejemplo 5: El compuesto 5 se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (50 mg, 0,08 mmoles, 1,00 equiv), el ácido 3F (25 mg, 0,11 mmoles, 1,48 equiv), De PC (0,0174 ml, 1,5 equiv) y DIEA (0,0377 ml, 3 equiv) en DCM (3 ml). El producto bruto (80 mg) se purificó por HPlC preparativa (Pre-HpLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 jm , 19 x 150 mm; fase de elución: agua/ACN con pH regulado
con TFA al 0,05%; gradiente de 20% a 40% de ACN por 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 20 mg (27%) del compuesto 5 en forma de un sólido de color blanco.
LC/MS/UV (columna Eclipse Plus C8, 3,5 |jm, 4,6 x 150 mm; 40°C; 1,0 ml/min, 40% a 95% de MeOH en agua (TFA al 0,05%) por 18 minutos); ESI (C47H71N7O8S, masa exacta 861,5) m/z: 862,5 (MH+) y 431,9 (M,2H+/2, 100%), 12,69 min (88,9%, 254 nm).
1H NMR: 400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,78 (d, 2H, J = 6,8 Hz); 8,27-8,16 (m, 0,4H, NHCO intercambio incompleto); 8,08 (d, 2H, J = 6,4 Hz); 7,85-7,79 (m, 1H); 7,60-7,50 (m, 1H), 7,19-7,38 (m, 5H), 5,79 5,60 (m, 1H); 4,90-4,69 (m, 2H); 4,34-2,97 (m, 18H); 2,59-0,81 (m, 35H).
Ejemplo 6
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((3-aminopropil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido bis trifluoroacético

Ejemplo 6A: metil (2S)-2-[(2R)-2-[(R)-[(2S)-1-[(3R,4S,5S)-4-[(2S)-2-[(2S)-2-[(3-[[(tercbutoxi)carbonil]amino]propil)(metil)amino]-3-metilbutanamido]-W,3-dimetilbutanamido]-3-metoxi-5-metilheptanoil]pirrolidin-2-il](metoxi)metil]propanamido]-3-fenilpropanoato

El compuesto 3D (157,5 mg, 0,25 mmoles, 1,00 equiv) se disolvió a 0°C en una atmósfera inerte, en 3 ml de DCM en presencia de ácido carboxílico 1ZF (78,7 mg, 0,27 mmoles, 1,10 equiv), DEPC (46 j l ) y DIEA (124 jl). La mezcla de reacción se agitó 2 horas a baja temperatura y a continuación se retiró el baño frío y la agitación continuó durante 4 horas. A continuación, se concentró bajo presión reducida para producir 200 mg del compuesto 6A en forma de un aceite bruto de color amarillo. Se utilizó como tal en la siguiente etapa.
Ejemplo 6: El compuesto 6A (200 mg, 0,22 mmoles, 1,00 equiv) se disolvió en una atmósfera inerte a 0°C en 2 ml de DCM. Se añadió TFA (1 ml) gota a gota y el baño frío se retiró. La mezcla de reacción se agitó 1 hora a temperatura ambiente y a continuación se concentró a presión reducida. El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 jm , 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm), para producir 60 mg (26%, rendimiento en 2 etapas) del compuesto 6 en forma de un sólido de color blanco.
LC/MS/UV (Zorbax Eclipse Plus C8, 3,5 jm , 4,6 x 150 mm; 1 ml/min, 40°C, de 30 a 80% de metanol en agua (H3PO4 al 0,1%) por 18 minutos); ESI (C43H74N608, masa exacta 802,56) m/z. 804 (MH+); 11,50 min (91,5%, 210 nm).
1H NMR (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,52 (d, 0,3H, NHCO intercambio incompleto); 8,25 (d, 0,5H, NHCO intercambio incompleto); 7,30-7,22 (m, 5H); 4,9-4,6 (m, 3H); 4,2-4,0 (m, 1H); 4,0-0,86 (m, 61H).
Ejemplo 7
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((3-am¡noprop¡l)(met¡l)am¡no)-3-met¡lbutanam¡do)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ác¡do b¡s tr¡fluoroacét¡co

Ejemplo 7 : El compuesto 6 (70 mg, 0,08 mmoles, 1,00 equ¡v) se d¡solv¡ó en una mezcla de agua (5 ml), ACN (2,5 ml) y p¡per¡d¡na (5 ml). La mezcla de reacc¡ón se dejó bajo ag¡tac¡ón durante la noche a temperatura amb¡ente, a cont¡nuac¡ón se concentró a pres¡ón reduc¡da. El res¡duo se pur¡f¡có por HPLC preparat¡va (Pre-HPLC-001 SHIMADZU, columna SunF¡re Prep C18 OBD, 5 pm, 19 x 150 mm; fase de eluc¡ón: agua/ACN con pH regulado con TFA al 0,05%; grad¡ente de 20% a 40% de Ac N por 10 m¡nutos y a cont¡nuac¡ón de 40% a 100% de ACN durante 2 m¡nutos; Detector UV Waters 2489 a 254 nm y 220 nm), para produc¡r 14,6 mg (21%) del compuesto 7 en forma de un sól¡do de color blanco.
LC/MS/UV (Ascent¡s Express C18, 2,7 pm, 4,6 x 100 mm; 1,5 ml/m¡n, 40°C, de 0 a 80% de metanol en agua (TFA al 0,05%) por 8 m¡nutos); ESI (C42H72N6O8, masa exacta 788,54) m/z: 790 (MH+), 5,71 m¡n (96,83%, 210 nm).
1H NMR (300 MHz, CD3OD, ppm): 8 (Presenc¡a de rotámeros) 8,42 (d, 0,3H, NHCO ¡ntercamb¡o ¡ncompleto); 8,15 (d, 0,2H, NHCO ¡ntercamb¡o ¡ncompleto); 7,31-7,21 (m, 5H); 4,9-4,6 (m, 3H); 4,25-4,0 (m, 1H); 4,0-0,86 (m, 59H).
Ejemplo 8 - compuesto de referencia
(S)-2-((S)-2-(((2-am¡nop¡r¡d¡n-4-¡l)met¡l)(met¡l)am¡no)-3-met¡lbutanam¡do)-W-((3R,4S,5S)-3-metox¡-1-((S)-2-((lR,2R)-1-metox¡-2-met¡l-3-oxo-3-(((S)-2-fen¡l-1-(t¡azol-2-¡l)et¡l)am¡no)prop¡l)p¡rrol¡d¡n-1-¡l)-5-met¡l-1-oxoheptan-4-¡l)-W,3-d¡met¡lbutanam¡da, ác¡do tr¡fluoroacét¡co

Ejemplo 8A: ferc-but¡l (4-((3S,6S,9S,10R)-9-((S)-sec-but¡l)-3,6-d¡¡soprop¡l-10-(2-((S)-2-((1R,2R)-1-metox¡-2-met¡l-3-oxo-3-(((S)-2-fen¡l-1-(t¡azol-2-¡l)et¡l)am¡no)prop¡l)p¡rrol¡d¡n-1-¡l)-2-oxoet¡l)-2,8-d¡met¡l-4,7-d¡oxo-11-oxa-2,5,8-tr¡azadodec¡l)p¡r¡d¡n-2-¡l)carbamato
El compuesto 8A se sintetizó de la misma manera que el compuesto 2J a partir de la amina 1Y (39 mg, 0,06 mmoles, 1,00 equiv), el ácido 2I (20 mg, 0,06 mmoles, 1,00 equiv), HATU (27 mg, 0,07 mmoles, 1,20 equiv) y DIEA (23,2 mg, 0,18 mmoles, 3,01 equiv) en DCM (3 ml). El producto bruto no se purificó.
Ejemplo 8: El compuesto 8 se sintetizó de forma similar al compuesto 2 a partir del producto intermedio 8A (100 mg, 0,10 mmoles, 1,00 equiv). El producto bruto (100 mg) se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 18% a 31% de a Cn durante 7 minutos y a continuación de 31% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 8 se obtuvo con un rendimiento del 8% (8 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Atlantis T3, 3 jm , 4,6 x 100 mm; 35°C; 1,8 ml/min, de 25% a 80% de ACN en agua (TFA al 0,05%) durante 7 minutos); ESI (C47H72N8O6S, masa exacta 876,5) m/z: 877,5 (MH+) y 439,5 (M,2H+/2, 100%), 4,87 min (95,1%, 254 nm).
1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,83-7,78 (m, 2H); 7,56-7,52 (m, 1H); 7,34-7,17 (m, 5H); 6,64-6,62 (m, 2H); 5,77-5,61 (m, 1H); 4,86-4,68 (m, 2H); 4,25-4,05 (m, 1H); 3,87-2,83 (m, 17H); 2,56-0,84 (m, 37H).
Ejemplo 9 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-(((2-aminopiridin-4-il)metil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 9A: metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-(((2-((ferc-butoxicarbonil)amino)piridin-4-il)metil)(metil)amino)-3-butanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

El compuesto 9A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (170 mg, 0,27 mmoles, 1,00 equiv), el ácido 2I (99,7 mg, 0,30 mmoles, 1,10 equiv), DEPC (0,049 ml, 1,05 equiv) y DIEA (0,133 ml, 3,00 equiv) en DCM (5 ml). El producto bruto se purificó sobre una columna de sílice con una mezcla de EtOAc y PE (1:1) para producir 200 mg (78%) del compuesto 9A en forma de un sólido de color amarillo pálido.
Ejemplo 9: El compuesto 9 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 9A (200 mg, 0,21 mmoles, 1,00 equiv) en DCM (4 ml) y TFA (2 ml). El producto en bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 Ob D, 5 jm , 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 9 se obtuvo con un rendimiento del 10% (20 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en
agua (TFA al 0,05%) durante 8 minutos); ESI (C46H73N7O8, masa exacta 851,6) m/z: 852,5 (MH+) y 426,9 (M,2H+/2, 100%), 6,92 min (92,7%, 254 nm).
1H NMR (400 MHz, CD3OD, ppm): 6 (Presencia de rotámeros) 8,51-8,45 (m, 0,5H, NH intercambio incompleto); 8,30-8,24 (m, 0,3H, NH intercambio incompleto); 8,17-8,07 (m, 0,8H, NH intercambio incompleto); 7,79-7,77 (m, 1H); 7,36-7,18 (m, 5H); 7,21-7,16 (m, 1H); 6,94-6,89 (m, 1H); 4,85-4,65 (m, 3H); 4,20-3,10 (m, 20H); 3,00-2,85 (m, 2H); 2,55-0,80 (m, 36H).
Ejemplo 10 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-(((2-aminopiridin-4-il)metil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 10: El compuesto 9 (100 mg, 0,11 mmoles, 1,00 equiv) se disolvió en una mezcla de agua (5 ml), ACN (5 ml) y piperidina (2,5 ml). La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente y a continuación se concentró a presión reducida. El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 32,2 mg (33%) del compuesto 10 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) durante 8 minutos); ESI (C45H71N7O6, masa exacta 837,5) m/z: 838,5 (MH+) y 419,9 (M,2H+/2, 100%), 6,81 min (97,7%, 220 nm).
1H NMR (400 MHz, CD3OD, ppm): 6 (Presencia de rotámeros) 8,41-8,32 (m, 0,3H, NH intercambio incompleto); 8,20-8,07 (m, 0,8H, NH intercambio incompleto); 7,82-7,75 (m, 1H); 7,36-7,158 (m, 5H); 7,12-7,03 (m, 1H); 6,94 6,88 (m, 1H); 4,85-4,66 (m, 3H); 4,20-3,10 (m, 16H); 3,00-2,85 (m, 2H); 2,57-0,80 (m, 37H).
Ejemplo 11 - compuesto de referencia
(S)-N-((3R,4S,5S)-3-metoxi-1-((S)-2-((1R, 2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetil-2-((S)-3-metil-2-(metil (4-(metilamino) fenetil)amino) butanamido) butanamida, ácido trifluoroacético

Ejemplo 11A: ferc-butil /V-[4-(2-hidroxietil)fenil] carbamato
El compuesto 11Ase obtuvo con un rendimiento del 75% a continuación de la reacción a temperatura ambiente
del 2 -( 4 -am in o fe n il)e tan o l con B O C 2 O en T H F .
Ejemplo 11B: íerc-b u ti! W-[4 -( 2 -oxoetil)fenN ]carbam ato

E l co m p u esto 11 A (2 , 5 g, 10 , 5 mimóles, 1 , 00 equiv) s e d iso lvió en 25 ml de D C M y a co ntinu ació n s e enfrio a - 78 °C . U n a so lu ció n de D e ss-M a rtin perio d in an o (DM P, 6 ,71 g, 15 , 8 m m oles, 1 ,5 equ iv) en D C M ( 10 ml) se a ñ ad ió gota a gota. E l baño frío s e retiró y la ag itació n continuó durante 1 hora a tem peratura am b iente. La rea cció n se neutralizó con 60 ml de un a m e z c la 50 / 50 de so lu c ió n a c u o s a de b icarb o nato de so d io satu rad o y so lu c ió n a c u o s a sa tu ra d a de N a2S2O 3. L a so lu c ió n resultante se extrajo 3 v e c e s con 30 ml de E tO A c. L a s fa s e s o rg á n ic a s s e co m b in aro n, s e lavaron d os v e c e s con so lu ció n a c u o s a sa tu ra d a de N a C l, s e se ca ro n so b re sulfato de sodio anhidro, se filtraron y s e co n cen traro n bajo p resió n re d u cid a . E l re sid u o s e purificó so b re gel de s ílic e ( E t O A c /P E 1 / 15 ) para p rod ucir 1 ,0 g (40 % ) del co m p u esto 11 B en form a de un só lido de co lo r a m a rillo pálido.
Ejemplo 11C: bencil (2 S ) -2 -[[2 -( 4 -[[(ferc-butoxi)carbonN]am ino]fenN)etN](m etN)am ino]-3 -m etN butanoato.

E l co m p u esto 1 Z C (3 , 5 g, 13 , 6 m m oles, 1,1 equ iv) s e d iso lv ió en T H F ( 30 ml) en p re se n cia de D IE A (6 , 4 g, 49. 7 m m oles, 4 , 0 equiv), a ld eh id o 11 B (2 , 9 g, 12 , 3 m m oles, 1 ,0 eq u iv) y triacetoxiborohidruro só d ico (5 , 23 g, 49. 7 m m oles, 2 , 0 equiv). L a m e z c la de re a cc ió n se dejó bajo a g ita ció n d urante la n o ch e a tem p era tu ra am b ien te, a con tin u ació n se neutralizó con 60 ml de so lu c ió n sa tu ra d a de b icarbonato de sodio . L a so lu ció n resultante se extrajo 3 v e c e s con 30 ml de E tO A c. L a s fa s e s o rg á n ica s se com b inaron, s e lavaron d os v e c e s con so lución a cu o sa sa tu ra d a de N a C l, s e s e c a ro n so b re sulfato de so d io anhidro, se filtraron y s e con cen traron bajo p resión red ucid a. E l re sid u o s e purificó so b re gel de s ílic e ( E t O A c /P E 1 :20 ) para p rod u cir 3 , 7 g ( 68 % ) d el co m p u e sto 11 C en form a de un a ce ite de co lo r am arillo .
Ejemplo 11D: Á cid o (2 S ) -2 -[[2 -( 4 -[[(ferc-butoxi)carbonN]am ino]fenN)etN](m etN)am ino]-3 -m etN butanoico

E l co m p u esto 11 C ( 2 g, 4 , 5 m m oles, 1 eq u iv) se d iso lv ió en 10 ml de m etanol en p re se n c ia de P d /C ( 2 g) y se h idrogen ó durante 2 h o ra s a tem p era tu ra y p resión norm al. E l m edio de re a cció n s e filtró y s e concen tró bajo p resión re d u cid a p a ra p rod ucir 1,2 g (75 % ) del co m p u esto 11 D en form a de un a ce ite de co lo r am arillo .
Ejemplo 11E: Á cid o (2 S ) -2 -[[2 -( 4 -[[(ferc-butoxi)carbonil](m etN)am ino]fenN)etN](m etN)am ino]-3 -m etN butanoico

E l co m p u esto 11 D (1,2 g, 3 , 4 m m oles, 1 , 00 equ iv) s e d iso lvió en una atm ó sfera inerte en T H F ( 20 ml). E l m edio de re a cció n se enfrió con un baño de hielo a co n tin u ació n de lo cu a l se a ñ ad ió N a H (60 % en aceite, 549 mg, 13 , 7 m m oles, 4 , 0 eq u iv) en p o rcio n es, se g u id o de yo d o m eta n o (4 , 9 g, 34 m m oles, 10 equiv). L a re a cc ió n s e dejó bajo ag itació n durante la noche a tem peratura am b ien te, a con tin u ació n se neutralizó con a g u a y se lavó con
100 ml de EtOAc. El pH de la solución acuosa se ajustó a 6-7 con HCl 1N. Esta solución acuosa se extrajo 3 veces con 100 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 800 mg (64%) del compuesto 11E en forma de un sólido de color amarillo.
Ejemplo 11F: ferc-butil N-[4-(2-[[(1S)-1-[[(1S)-1-[[(3R,4S,5S)-3-metoxi-1-[(2S)-2-[(lR,2R)-1-metoxi-2-metil-2-[[(1S)-2-fenil-1-(l,3-tiazol-2-il)etil]carbamoil]etil]pirrolidin-1-il]-5-metil-1 -oxoheptan-4-il](metil)carbamoil]-2-metilpropil]carbamoil]-2-metilpropil](metil)amino]etil)fenil]-W-metilcarbamato

El compuesto 11F se preparó de manera similar al compuesto 6A a partir de la amina 1Y (150 mg, 0,22 mmoles, 1,2 equiv) y el ácido 11E (70 mg, 0,19 mmoles, 1,0 equiv). A continuación de la purificación sobre gel de sílice (EtOAc/PE 1:1) se obtuvieron 100 mg (52%) del producto deseado en forma de un sólido de color amarillo pálido.
Ejemplo 11: El compuesto 11 se preparó de la misma manera que para el compuesto 1 a partir del producto intermedio 11F (100 mg, 0,1 mmoles). El residuo se purificó por Hp LC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN por 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 11 se obtuvo con un rendimiento del 39% (39,7 mg) en forma de un sólido de color blanco.
LC/MS/UV (Eclipse Plus C8, 3,5 pm, 4,6 x 150 mm; 1 ml/min, 40°C, de 50 a 95% de metanol en agua (TFA al 0,05%) durante 18 minutos); ESI (C50H77N7O6S, masa exacta 903,57) m/z: 904,5 (MH+), 7,53 min (93,68%, 254 nm).
1H NMR (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,84 (d, 0,5H, NHCO intercambio incompleto); 8,7 8,5 (m, 0,9H, NHCO intercambio incompleto); 7,76-7,73 (m, 1H); 7,55-7,4 (m, 1H); 7,28-7,22 (m, 7H); 7,08-7,05 (m, 2H); 5,51-5,72 (m, 1H); 4,9-4,80 (m, 2H); 4,3-0,7 (m, 60H).
Ejemplo 12 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-A/,3-dimetil-2-((S)-3-metil-2-(metil(4-(metilamino)fenetil)amino)butanamido)butanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 12: De la misma manera que para las fases finales en la síntesis del compuesto 1, el compuesto 12 se preparó en dos etapas a partir de la amina 3D (118 mg, 0,19 mmoles) y el ácido 11E (82 mg, 0,22 mmoles). El residuo final se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 12 se obtuvo con un rendimiento del 7% (13,7 mg) en forma de un sólido de color blanco.
LC/MS/UV (Eclipse Plus C8, 3,5 pm, 4,6 x 150 mm; 1 ml/min, 40°C, de 40 a 95% de metanol en agua (TFA al
0,05%) durante 18 minutos); ESI (C49H78N6O8, masa exacta 878,59) m/z: 879,7 (MH+), 10,07 min (90,6%, 254 nm).
1H: NMR (300 MHz, CD3OD, ppm): 6 (Presencia de rotámeros) 7,40 (se, 2H); 7,38-7,22 (m, 7H); 4,95-4,7 (m, 3H); 4,2-4,0 (m, 1H); 3,9-0,86 (m, 62H).
Ejemplo 13 - compuesto de referencia
Ácido (S)-2-((2R, 3R)-3-((S)-1-((3R,4S,5S)-4-((S)-N,3-dimetil-2-((S)-3-metil-2-(metil (4-(metilamino) fenetil)amino) butanamido) butanamido)-3-metoxi-5-metil heptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 13: El compuesto 13 se preparó de la misma manera que para el compuesto 7 a partir del compuesto 12 (100 mg, 0,10 mmoles). El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFAal 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 13 se obtuvo con un rendimiento del 20% (20 mg) en forma de un sólido de color blanco.
LC/MS/UV (Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 1,5 ml/min, 40°C, de 10 a 95% de metanol en agua (TFA al 0,05%) durante 8 minutos); ESI (C48H76N6O8, masa exacta 864,57) m/z: 865,6 (MH+), 6,05 min (90,9%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 6 (Presencia de rotámeros) 7,32-7,19 (m, 9H); 4,9-4,65 (m, 3H); 4,2-4,0 (m, 1H); 3,9 a 0,86 (m, 59H).
Ejemplo 14 - compuesto de referencia
(S)-2-((S)-2-((3-aminobencil)(metil)amino)-3-metilbutanamido)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi--metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-A/,3-dimetilbutanamida, ácido trifluoroacético

Ejemplo 14A: rerc-butil (3-(hidroximetil)fenil)carbamato

(3-aminofenil)metanol (3 g, 24,36 mmoles, 1,00 equiv) se disolvió en THF (60 ml) a continuación de lo cual se añadió di-terc-butil dicarbonato (6,38 g, 29,23 mmoles, 1,20 equiv). La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente y a continuación se diluyó la reacción mediante la adición de 200 ml de agua. El producto se extrajo 3 veces con 100 ml de AcOEt y las fases orgánicas se recombinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron a presión reducida para producir el producto bruto (13,85 g
del compuesto 14A) en forma de un aceite de color amarillo.
Ejemplo 14B: ferc-butil(3-formilfenil)carbamato

El compuesto 14A (13,8 g, 61,81 mmoles, 1,00 equiv) se disolvió en DCE (400 ml) y a continuación se añadió MnO2 (54 g, 621,14 mmoles, 10,05 equiv). La mezcla se dejó en agitación a temperatura ambiente durante 3 días a continuación de lo cual los sólidos se separaron por filtración. El filtrado se evaporó hasta sequedad y el residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:30) para producir 3 g (22%) del compuesto 14B en forma de un sólido de color blanco.
Ejemplo 14C: bencil (S)-2-((3-((ferc-butoxicarbonil)amino)bencil)(metil)amino)-3-metilbutanoato

El compuesto 14B (1 g, 4,52 mmoles, 1,00 equiv) se disolvió en 20 ml de THF en presencia del compuesto 1ZC (1,16 g, 4,50 mmoles, 1,00 equiv), DIe A (3 ml) y NaBH(OAc)3 (1,92 g, 9,06 mmoles, 2,01 equiv). La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente y a continuación se neutralizó con 100 ml de agua y se extrajo 3 veces con 50 ml de AcOEt. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:50) para producir 1,9 g (99%) del compuesto 14C en forma de un sólido de color blanco.
Ejemplo 14D: Ácido (S)-2-((3-((ferc-butoxicarbonil)amino)bencil)(metil)amino)-3-metilbutanoico

El compuesto 14C (1 g, 2,34 mmoles, 1,00 equiv) se disolvió en 30 ml de AcOEt y 4 ml de metanol en presencia de Pd/C (400 mg) y se hidrogenó durante 1 hora a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida para producir 680 mg (86%) del compuesto 14D en forma de un sólido de color blanco.
Ejemplo 14E: ferc-butil (3-((3S,6S,9S,10R)-9-((S)-sec-butil)-3,6-diisopropil-10-(2-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1 -il)-2-oxoetil)-2,8-dimetil-4,7-dioxo-11 -oxa-2,5,8-triazadodecil)fenil)carbamato

El compuesto 14E se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (100 mg, 0,15 mmoles, 1,00 equiv), el ácido 14D (102,27 mg, 0,30 mmoles, 2,00 equiv), De Pc (0,053 ml) y DIEA (0,046 ml) en DCM (3 ml). El producto bruto (80 mg) se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:1)
para producir 100 mg (67%) del compuesto 14E en forma de un sólido de color amarillo pálido.
Ejemplo 14: El compuesto 14 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 14E (100 mg, 0,10 mmoles, 1,00 equiv). El producto bruto (80 mg) se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 ^m, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFAal 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 14 se obtuvo con un rendimiento del 10% (10 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Eclipse Plus C8, 3,5 ^m, 4,6 x 150 mm; 40°C; 1,0 ml/min, de 40% a 95% de MeOH en agua (TFA al 0,05%) por 18 minutos); ESI (C48H73N7O6S, masa exacta 875,5) m/z: 876,5 (MH+) y 438,9 (M,2H+/2, 100%), 11,35 min (95,6%, 210 nm).
1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,92-8,86 (m, 0,4H, NH intercambio incompleto); 8,70-8,54 (m, 0,6H, NH intercambio incompleto); 7,88-7,78 (m, 1H); 7,60-7,50 (m, 1H); 7,45-6,97 (m, 9H); 5,80 5,65 (m, 1H); 4,85-4,70 (m, 1H); 4,40-0,80 (m, 56H).
Ejemplo 15 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((3-aminobencil)(metil)amino)-3-metilbutanamido)-A/,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 15A: metil (S)-2-((2R,3R)-3-((S)-1-((3R, 4S,5S)-4-((S)-2-((S)-2-((3-((terc-butoxicarbonil) amino) bencil)(metil)amino)-3-metilbutanamido)-W,3-dimetil-butan-amido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

El compuesto 15A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (200 mg, 0,32 mmoles, 1,00 equiv), el ácido 14D (212,6 mg, 0,63 mmoles, 2,00 equiv), DEPC (0,1103 ml) y DIEA (0,157 ml, 3,00 equiv) en DCM (5 ml). El producto bruto se purificó sobre una columna de sílice con una mezcla de EtOAc y PE (1:1) para producir 200 mg (67%) del compuesto 15A en forma de un sólido de color amarillo.
Ejemplo 15: El compuesto 15 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 15A (200 mg, 0,21 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18I OBD, 5 ^m, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% a Cn durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 15 se obtuvo con un rendimiento del 19% (38,6 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 ^m, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) durante 8 minutos); ESI (C47H74N6O8, masa exacta 850,5) m/z: 851,5 (MH+) y 426,4 (M,2H+/2, 100%), 6,61 min (91,1%, 210 nm).
1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,53 (m, 1H); 7,35-7,18 (m, 8H); 4,88-4,79 (m, 2H); 4,42-4,00 (m, 3H); 3,93-2,71 (m, 22H); 2,61-0,81 (m, 33H).
Ejemplos 16 a 20

Los compuestos 16 a 20 se prepararon de la misma manera que para el compuesto 1, a partir de las aminas 1Y y 1ZC y los aldehidos correspondientes.
El tere-butilo (4-oxobutil)carbamato, que participa en la preparación del compuesto 16, se preparó como para el compuesto 1ZE en 2 etapas a partir de la 4,4-dietoxibutan-1-amina.
El fere-butil-W-metil-W-(2-oxoetil)carbamato involucrado en la preparación del compuesto 17 era comercial.
El 2-(2-((fere-butildimetilsilil) oxi)etoxi) acetaldehído, involucrado en la preparación del compuesto 18, se preparó en 2 etapas como se expone a continuación:
Se disolvió 2-(2-hidroxietoxi)etan-1-ol (7 g, 66 mmoles, 9,9 equiv) en una atmósfera inerte en piridina (10 ml) en presencia de 4-dimetilaminopiridina (DMAP, 80 mg, 0,65 mmoles, 0,1 equiv). La solución se enfrió a 0°C y a continuación se añadió TBDMSCI (1 g, 6,6 mmoles, 1,0 equiv) en porciones. La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente, se diluyó con 100 ml de EtOAc y se lavó sucesivamente dos veces con 100 ml de HCl 1N y dos veces con solución acuosa saturada de NaCl. La fase orgánica se secó sobre sulfato de sodio anhidro, se filtró y se concentró bajo presión reducida para producir 1,3 g (88%) de 2-[2-[(ferebutildimetilsilil)oxi]etoxi]etan-1-ol en forma de un aceite incoloro.
El cloruro de oxalilo (760 mg, 6 mmoles, 1,3 equiv) se disolvió en una atmósfera inerte en DCM (40 ml) y se enfrió a -78°C. Se añadió gota a gota dimetilsulfóxido (Dm SO, 1,07 g, 13,7 mmoles, 3 equiv) diluido en DCM (5 ml). a continuación de un tiempo de agitación de 30 minutos a baja temperatura, se le añadió 2-[2-[(ferebutildimetilsilil)oxi]etoxi]etan-1-ol (1 g, 4,5 mmoles, 1,0 equiv) disuelto en 5 ml de DCM. La agitación continuó durante 1 hora a baja temperatura antes de añadir TEA (2,78 g, 27 mmoles, 6 equiv). La mezcla de reacción se agitó 15 minutos a -78°C y durante la noche a temperatura ambiente antes de ser neutralizada con 100 ml de agua. A continuación, se extrajo 3 veces con 100 ml de DCM. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida. El residuo se purificó sobre gel de sílice (EtOAc/PE 1:20) y produjo 0,8 g (80%) de 2-[2-[(fere-butildimetilsilil)oxi]etoxi]acetaldehído en forma de un aceite incoloro.
El carbonato de fere-butil 4-formilfenilo involucrado en la preparación del compuesto 19 se preparó en una sola etapa de la siguiente manera: 4-hidroxibenzaldehído (2,5 g, 20,5 mmoles, 1,0 equiv) se disolvió en una atmósfera inerte en THF (20 ml) en la presencia de 18-corona-6 (0,25 g) y carbonato de potasio (5 g). La mezcla de reacción se enfrió a 0°C y a continuación se añadió el dicarbonato de di-fere-butilo (5,8 g, 26,58 mmoles, 1,30 equiv). La agitación continuó durante 1 hora a baja temperatura, a continuación de lo cual la reacción se neutralizó con 30 ml de agua. La solución resultante se extrajo tres veces con 200 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó sobre gel de sílice (EtOAc/PE 1:10) y produjo 4,2 g (92%) de carbonato de fere-butil 4-formilfenilo en forma de un sólido de color amarillo pálido.
El 4-nitrobenzaldehído involucrado en la preparación del compuesto 20 era comercial.
La síntesis del compuesto 18 fue completado por la desprotección del alcohol sililado. Esto se realizó como sigue: (S)-N-((S)-1-(((3R,4S,5S)-1-((S)-2-((lR,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil)pirrolidin-1-il)-3-metoxi-5-metil-1-oxoheptan-4-il)(metil)amino)-3-metil-1-oxobutan-2-il)-11-isopropil-2,2,3,3,10-pentametil-4,7-dioxa-10-aza-3-siladodecan-12-amida (40 mg, 0,04 mmoles, 1,0 equiv) se disolvió en una atmósfera inerte en THF (10 ml) en presencia de TBAF (2 mg, 0,09 mmoles, 2 equiv) y se agitó 4 horas a
temperatura ambiente. La reacción se neutralizó con 50 ml de agua, a continuación se extrajo tres veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para producir el compuesto 18 en el estado bruto.
La síntesis del compuesto 20 se completó mediante la reducción del grupo nitro. Esto se realizó como sigue: (2S)-W-[(3R,4S,5S)-1-[(2S)-2-[(lR,2R)-2-[[(1S,2R)-1-hidroxi-1-fenilpropan-2-il]carbamoil]-1 metoxi-2-metiletil]pirrolidin-1-il]-3-metoxi-5-metil-1-oxoheptan-4-il]-A/,3-dimetil-2-[(2S)-3-metil-2-[metil[(4-nitrofenil)metil]amino]butanamido]butanamida (40 mg, 0,05 mmoles, 1,0 equiv) se disolvió en 15 ml de etanol. Se añadió cloruro de estaño dihidratado (II) (317 mg, 1,4 mmoles, 30 equiv) y la solución se dejó bajo agitación durante 3 días a temperatura ambiente. La reacción se neutralizó con 50 ml de agua, a continuación se extrajo tres veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para producir el compuesto 20 en estado bruto.
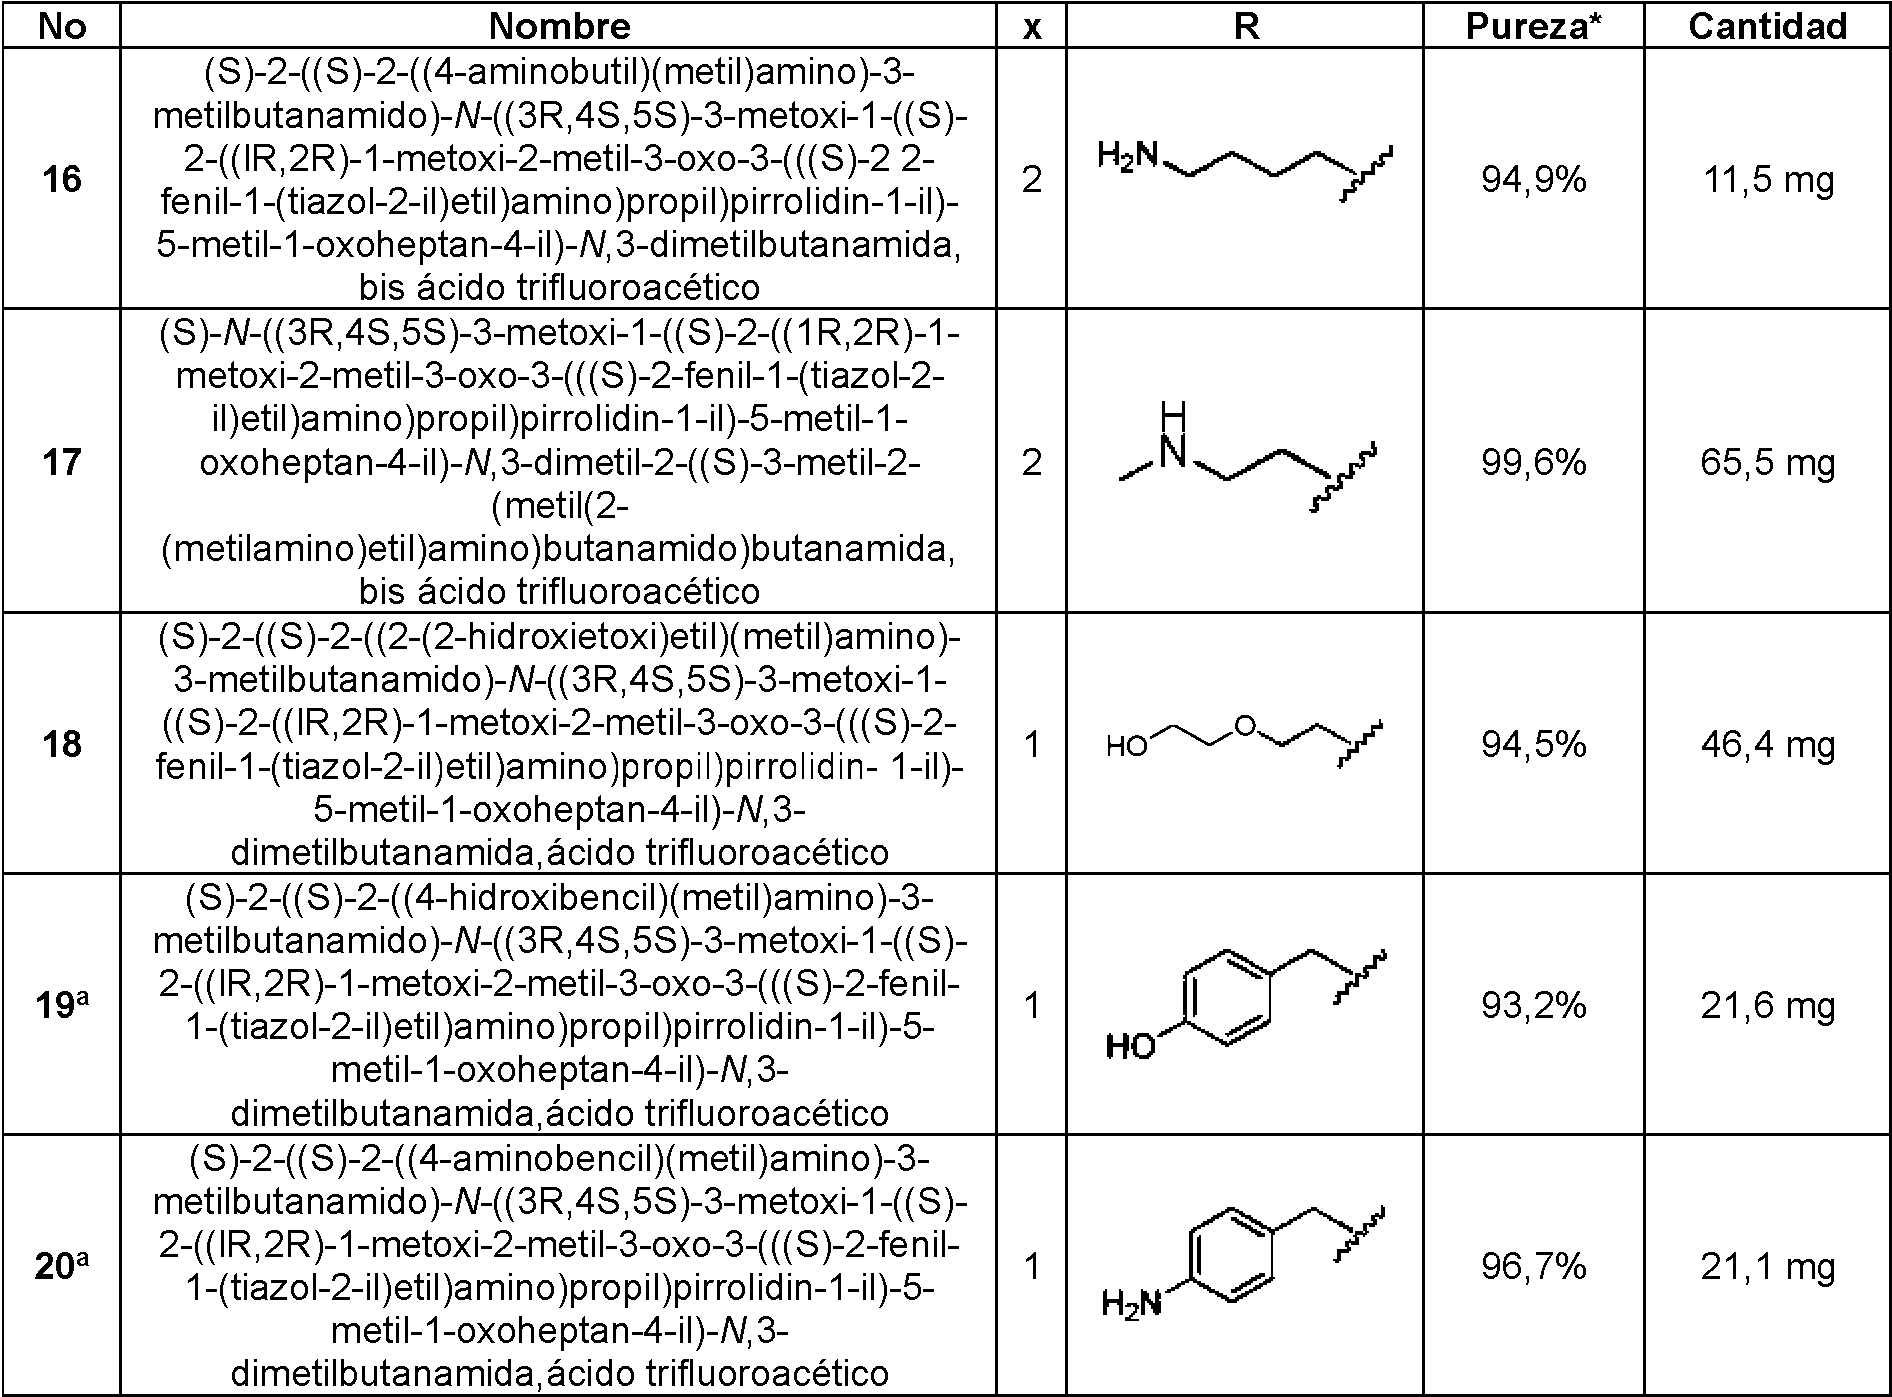
a Compuestos de referencia
* Los compuestos se purificaron por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 150 mm; Fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de Ac N durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm), para producir las sales de TFA correspondiente en forma de sólidos de color blanco.
Caracterización de los productos finales: Compuesto 16 LC/MS/UV (Eclipse Plus C8, 3,5 jm , 4,6 x 150 mm; 1 ml/min, 40°C, de 5 a 95% de metanol en agua (TFA al 0,05%) por 18 minutos); ESI: (C45H75N7O6S, masa exacta 841,55) m/z 842,5 (MH+), 421,9 (100%, (M,2H+)/2); UV: 14,02 min (94,9%, 210 nm). 1H NMR (300 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,55-8,2 (m, 0,8H, NHCO intercambio incompleto); 8,0 (0,55H, NHCO intercambio incompleto); 7,70 (d, 1H); 7,44 (d, 1H); 7,21-7,15 (m, 5H); 5,65-5,45 (m, 1H); 4,8-4,5 (m, 2H); 4,15-3,9 (m, 2H); 3,8-0,6 (m, 59H). Compuesto 17 LC/MS/UV ESI: (C44H73N7O6S, masa exacta 827,53) m/z 828 (MH+), 415 [100%, (M,2H+)/2]; UV: RT = 6,72 min (99,6%, 254 nm) 1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,82-7,80 (m, 1H); 7,56-7,54 (m, 1H); 7,35-7,20 (m, 5H); 5,8-5,55 (m, 1H); 4,85-4,6 (m, 1H); 4,25-4,05 (m, 1H); 3,95-0,8 (m, 60H). Compuesto 18 LC/MS/UV (Atlantis T3, 3 jm , 4,6 x 100 mm; 1,2 ml/min, 40°C, de 5 a 95% de metanol en agua (TFA al 0,05%) por 7 minutos) i; ESI: (C45H74N6O8S, masa exacta 858,53) m/z 859 (MH+), 881 (MNa+), 430 (100%, (M,2H+)/2); UV: 4,85 min (96,8%, 220 nm). 1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,75-8,55 (m, 0,5h , NHCO intercambio incompleto); 7,85-7,80 (m, 1H); 7,6-7,5 (m, 1h ); 7,40-7,15
(m, 5H); 5,8-5,6 (m, 1H); 4,8-4,55 (m, 2H); 4,15-4,0 (m, 1H); 4,0-0,8 (m, 60H). Compuesto 19 LC/MS/UV ESI: (C48H72N6O7S, masa exacta 876,52) m/z 877 (MH+), 439 [100%, (M,2H+)/2]; UV: RT = 1,76 min (93,2%, 220 nm). Compuesto 201H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,85-7,80 (m, 1H); 7,6-7,5 (m, 1h ); 7,4-7,15 (m, 5H); 7,1-7,05 (m, 2H); 6,73-6,70 (m, 2H); 5,8-5,55 (m, 1H); 5,0-4,7 (m, 2H); 04,25-4,05 (m, 1H); 4,0 0,8 (m, 54H). LC/MS/UV ESI: (C48H73N7O7S, masa exacta 875,53) m/z 876 (MH+), 439 [75%, (M,2H+)/2]; UV: RT = 4,83 min (96,8%, 254 nm). 1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,85-7,80 (m, 1H); 7,6 7,5 (m, 1H); 7,4-7,1 (m, 7H); 6,76-6,72 (m, 2H); 5,8-5,55 (m, 1H); 4,9-4,65 (m, 2H); 4,25-4,05 (m, 1H); 4,0-0,8 (m, 54H).
Ejemplos 21 a 24

Los compuestos 21 a 24 se prepararon de la misma manera que para los compuestos 17 a 20, reemplazando a la amina 1Y por la amina 2D.

a Compuestos de referencia
* Los compuestos se purificaron por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN por 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm), para producir las sales de TFA correspondiente en forma de sólidos de color blanco.
Caracterización de los productos finales: Compuesto 21 LC/MS/UV (ESI) (C42H74N6O7, masa exacta 774,56) m/z 775 (MH+), 797 (MNa+), 388 (100%, (M,2H+)/2); UV: 3,14 min (97,6%, 215 nm). 1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,05-7,7 (m, 0,8H, NHCO intercambio incompleto); 7,45-7,15 (m, 5H); 4,9-4,45 (m, 2H); 4,35-4,00 (m, 2H); 3,95-0,8 (m, 61H). Compuesto 22 LC/MS/UV (ESI) (C43H75N5O9, masa exacta 805,56) m/z 806
(MH+), 828 (MNa+), 404 (100%, (M,2H+)/2); UV: 4,47 min (95,6%, 215 nm). 1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,1 -7,7 (m, 0,4H, NHCO intercambio incompleto); 7,45-7,15 (m, 5H); 4,9-4,5 (m, 3H); 4,4-4,05 (m, 2H); 4,05-0,8 (m, 61H). Compuesto 23 LC/MS/UV (ESI) (C46H73N5O8, masa exacta 823,55) m/z 824 (MH+), 846 (MNa+), 413 (100%, (M,2H+)/2); UV: 4,76 min (98,5%, 215 nm). 1H NMR (400 MHz, CDCI3, ppm): 5 (Presencia de rotámeros) 7,5-7,2 (m, 5H); 7,9-7,75 (m, 2H); 5,5-5,3 (m, 1H); 4,9-4,6 (m, 2H); 4,55-4,15 (m, 4H); 4.0- 0,8 (m, 55H). Compuesto 24 LC/MS/UV (ESI) (C46H74N6O7, masa exacta 822,56) m/z 823 (MH+), 845 (MNa+), 861 (MK+); UV: 3,68 min (99,15%, 254 nm). 1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,0-7,7 (m, 0,5H, NHCO intercambio incompleto); 7,5-7,0 (m, 7H); 6,75-6,65 (m, 2H); 4,85-4,5 (m, 2H); 4,4-4,05 (m, 2H); 4.0- 0,8 (m, 56H).
Ejemplo 25- compuesto de referencia
(S)-W-((3R,4S,5S)-1-((S)-2-((lR,2R)-3-(((1S,2R)-1-hidroxi-1-fenilpropan-2-il)amino)-1-metoxi-2-metil-3-oxopropil)pirrolidin-1-il)-3-metoxi-5-metil-1-oxoheptan-4-il)-A/,3-dimetil-2-((S)-3-metil-2-(metil(piridin-4-ilmetil)amino)butanamido)butanamida, ácido trifluoroacético

Ejemplo 25: El compuesto 25 se preparó de la misma manera que para el compuesto 3 a partir de la amina 2D (50 mg, 0,08 mmoles, 0,67 equiv), el ácido 3F (27,56 mg, 0,12 mmoles, 1,00 equiv), DEp C (0,0189 ml) y DIEA (0,041 ml) en DCM (3 ml). a continuación de la evaporación hasta sequedad, el producto bruto (80 mg) se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 Ob D, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con 0,05% de TFA; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 25 se obtuvo con un rendimiento del 17% (20 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Waters XBridge Shield RP18, 3,5 pm, 4,6 x 100 mm; 40°C; 1,0 ml/min, 50% a 85% de MeOH en agua (TFA al 0,05%) durante 13 minutos y a continuación a 85% de MeOH por 5 minutos) ESI (C45H72N6O7, masa exacta 808,6) m/z: 809,5 (MH+) y 405,4 (M,2H+/2, 100%), 10,60 min (87,0%, 210 nm).
1H NMR (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,79 (s, 2H); 8,26-8,14 (m, 0,6H, NH intercambio incompleto); (8,12-8,00 (m, 2H); 7,50-7,20 (m, 5H); 4,85-4,52 (m, 3H); 4,37-4,02 (m, 3H); 4,00-3,40 (m, 10H); 3,25 2,95 (m, 3H); 2,63-0,80 (m, 41H).
Ejemplo 26
(S)-2-((S)-2-((2-aminoetil)(metil)amino)-3-metilbutanamido)-A/-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetilbutanamida, ácido bis trifluoroacético
Ejemplo 26A: bencil (S)-2-((2-((terc-butoxicarbonil)amino)etil)(metil)amino)-3-metilbutanoato

El compuesto 26A se preparó de la misma manera que para el compuesto 2H a partir de la amina 1ZC (1,3 g, 5,04 mimóles, 1,00 equiv), terc-butil (2-oxoetil)carbamato (800 mg, 5,03 mmoles, 1,00 equiv), DIEA (3,52 g, 27,24 mmoles, 5,42 equiv) y NaBH(oAc)3 (2,25 g, 10,62 mmoles, 2,11 equiv) en THF (25 ml). La mezcla se dejó bajo agitación durante la noche y se neutralizó con 50 ml de agua. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (10:1) para producir 0,6 g (33%) del compuesto 26A en forma de un aceite incoloro.
Ejemplo 26B: Ácido (S)-2-((2-((terc-butoxicarbonil)amino)etil)(metil)amino)-3-metilbutanoico

El compuesto 26A (600 mg, 1,65 mmoles, 1,00 equiv) se disolvió en 40 ml de THF en presencia de Pd/C (300 mg) y se hidrogenó durante 1 hora a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y MeOH para producir 0,4 g (89%) del compuesto 26B en forma de un aceite incoloro.
Ejemplo 26C: terc-butil ((3R,4S,7S,10S)-4-((S)-sec-butil)-7,10-diisopropil-3-(2-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1 -(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-2-oxoetil)-5,11 -dimetil-6,9-dioxo-2-oxa-5,8,11 -triazatridecan-13-il)carbamato

El compuesto 26C se preparó de la misma manera que para el compuesto 3 a partir de la amina 1Y (70 mg, 0,11 mmoles, 1,00 equiv), el ácido 26B (58,4 mg, 0,21 mmoles, 2,00 equiv), DEPC (0,032 ml) y DIEA (0,053 ml) en DCM (3 ml). A continuación de la evaporación hasta sequedad, se obtuvo el compuesto 26C en forma de un aceite de color amarillo (100 mg).
Ejemplo 26: El compuesto 26 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 26C (100 mg, 0,11 mmoles, 1,00 equiv) en DCM (3 ml) y TFA(1,5 ml). El producto bruto se purificó por HPLC preparativa (Pre- HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 45% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 26 se obtuvo con un rendimiento del 38% (38,1 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; l,0 ml/min, de 5% a 95% de MeOH en agua (TFA al 0,05%) por 18 minutos); ESI (C43H71N7O6S, masa exacta 813,52) m/z: 814,5 (MH+) y 407,9 (M,2H+/2, 100%), 15,78 min (91,2%, 210 nm).1
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,90-8,82 (m, 0,5H, NH intercambio incompleto); 8,71-8,65 (m, 0,3H, NH intercambio incompleto); (7,85-7,77 (m, 1H); 7,60-7,49 (m, 1H); 7,37-7,15 (m, 5H); 5,78 5,55 (m, 1H); 4,82-4,62 (m, 1,6H); 4,32-3,83 (m, 3,6H); 3,75-3,35 (m, 7,4H); 3,30-2,60 (m, 13H); 2,58-0,80 (m,
Ejemplo 27 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((4-h¡drox¡fenet¡l)(met¡l)am¡no)-3-met¡lbutanam¡do)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ác¡do tr¡fluoroacét¡co

Ejemplo 27: El compuesto 27 se preparó de la misma manera que para el compuesto 3 a part¡r de la am¡na 3D (70 mg, 0,11 mmoles, 1,00 equ¡v), el ác¡do 49C (55,5 mg, 0,22 mmoles, 2,00 equ¡v), DEPC (0,034 ml, 2,00 equ¡v) y DIEA (0,055 ml, 3,00 equ¡v) en DCM (3 ml). El producto en bruto se pur¡f¡có por HPLC preparat¡va (Pre- HPLC-001 SHIMADZU, columna SunF¡re Prep C18 OBD, 5 pm, 19 x 150 mm; fase de eluc¡ón: agua/AcN con pH regulado con TFAal 0,05%; grad¡ente de 20% a 45% de ACN durante 10 m¡nutos y a cont¡nuac¡ón de 40% a 100% de ACN durante 2 m¡nutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 27 se obtuvo con un rend¡m¡ento del 3% (2,9 mg) en forma de un sól¡do de color blanco.
LC/MS/UV (columna Ecl¡pse Plus C8, 3,5 pm, 4,6 x 150 mm; 40°C; 1,5 ml/m¡n, de 10% a 95% de MeOH en agua (TFAal 0,05%) por 8 m¡nutos); ESI (C48H75N5O9, masa exacta 866,56) m/z: 866,5 (MH+) y 433,9 (M,2H+/2, 100%), 6,61 m¡n (89,1%, 210 nm).
1H NMR (400 MHz, CD3OD, ppm): 8 (Presenc¡a de rotámeros) 8,70-8,49 (m, 0,9H, NH/OH ¡ntercamb¡o ¡ncompleto); 8,30-8,22 (m, 0,3H, NH ¡ntercamb¡o ¡ncompleto); 7,36-7,02 (m, 7H); 6,86-6,62 (m, 2H); 4,82-4,69 (m, 2H); 4,20 4,03 (m, 1H); 3,91-3,33 (m, 12H); 3,30-2,90 (m, 17H); 2,55-0,80 (m, 35H).
Ejemplo 28 - compuesto de referencia
(S)-2-((S)-2-((3-am¡nobenc¡l)(met¡l)am¡no)-3-met¡lbutanam¡do)-N-((3R,4S,5S)-1-((S)-2-((1R,2R)-3-(((1S,2R)-1-h¡drox¡-1-fen¡lpropan-2-¡l)am¡no)-1-metox¡-2-met¡l-3-oxoprop¡l)p¡rrol¡d¡n-1-¡l)-3-metox¡-5-met¡l-1-oxoheptan-4-¡l)-W,3-d¡met¡lbutanam¡da, ác¡do tr¡fluoroacét¡co

Ejemplo 28A: ferc-but¡l (3-((3S,6S,9S,10R)-9-((S)-sec-but¡l)-10-(2-((S)-2-((1R,2R)-3-(((1S,2R)-1-h¡drox¡ -1-fen¡lpropan-2-¡l)am¡no)-1-metox¡-2-met¡l-oxoprop¡l) p¡rrol¡d¡n-1-¡l)-2-oxoet¡l)-3,6-d¡¡soprop¡l-2,8-d¡met¡l-4,7-d¡oxo-11-oxa-2,5,8-tr¡azadodec¡l)fen¡l)carbamato

El compuesto 28A se preparó de la misma manera que para el compuesto 3 a partir de la amina 2D (100 mg, 0,17 mmoles, 1,00 equiv), el ácido 14D (111,25 mg, 0,33 mmoles, 2,00 equiv), DEPC (0,058 ml) y DIeA (0,05 ml) en DCM (3 ml). El residuo se purificó en una columna de sílice con una mezcla de EtOAc y hexano (1:1) para producir 100 mg (66%) del compuesto 28A en forma de un sólido de color blanco.
Ejemplo 28: El compuesto 28 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 28A (100 mg, 0,11 mmoles, 1,00 equiv). El producto bruto (80 mg) se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 ^m, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 28 se obtuvo con un rendimiento del 20% (20 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 ^m, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) por 8 minutos); ESI (C46H74N6O7, masa exacta 822,56) m/z: 823,5 (MH+) y 412,4 (M,2H+/2, 100%), 12,45 min (87,2%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,47-7,20 (m, 5H); 7,10-7,01 (m, 1H); 6,80-6,56 (m, 3H); 4,82-4,52 (m, 3H); 4,33-4,03 (m, 2H); 3,91-3,82 (m, 0,5H); 3,75-3,35 (m, 9,5H); 3,28-3,10 (m, 2H); 2,79-2,90 (m, 1H); 2,60-2,40 (m, 2H); 2,30-0,80 (m, 40H).
Ejemplo 29 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((3-aminobencil)(metil)amino)-3-metilbutanamido)-A/,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 29: El compuesto 15 (100 mg, 0,10 mmoles, 1,00 equiv) se disolvió en una mezcla de agua (5 ml), ACN (5 ml) y piperidina (2,5 ml). La mezcla de reacción se dejó bajo agitación durante la noche a temperatura ambiente y a continuación se concentró a presión reducida. El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 ^m, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 20 mg (20%) del compuesto 29 en forma de un sólido de color blanco.
LC/MS/UV (columna Eclipse Plus C8, 3,5 ^m, 4,6 x 150 mm; 40°C; 1,0 ml/min, de 40% a 95% de MeOH en agua (TFA al 0,05%) por 18 minutos); ESI (C46H72N6O8, masa exacta 836,54) m/z: 837,5 (MH+) y 419,4 (M,2H+/2, 100%), 10,61 min (92,5%, 210 nm).1
1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,38-7,15 (m, 6H); 7,00-6,99 (m, 3H); 4,85-4,68 (m, 2H); 4,37-3,38 (m, 11H); 3,31-2,70 (m, 8H); 2,60-0,82 (m, 35H).
Ejemplo 30
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((4-aminobutil)(metil)amino)-3-metilbutanamido)-A/,3
dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido-3-fenilpropanoato, ácido bis trifluoroacético

Ejemplo 30: El compuesto 30 se preparo de la misma manera que para el compuesto 16, a partir de la amina 3D y el ácido carboxílico correspondiente.
LC/MS/UV (Ascentis Express C18, 2,7 |jm, 4,6 x 100 mm; 1,5 ml/min, 40°C, de 10 a 95% de metanol en agua (TFA al 0,05%) por 15 minutos); ESI (C44H76N6O8, masa exacta 816,57) m/z: 817,6 (MH+), 409,4 (M,2H+/2); 12,0 min (90%, 210 nm).
1H NMR (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,7-8,2 (m, 1H, NHCOs, intercambio incompleto); 7,4-7,1 (m, 5H); 4,95-4,7 (m, 3H); 4,2-4,0 (m, 1H); 3,9-0,8 (m, 63H).
Ejemplo 31
Ácido(S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((4-aminobutil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido bis trifluoroacético

Ejemplo 31: El compuesto 31 se preparó de la misma manera que para el compuesto 4, a partir del éster de metilo 30.
LC/MS/UV (Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 1,5 ml/min, 40°C, de 10 a 95% de metanol en agua (TFA al 0,05%) por 18 minutos); ESI (C43H74N6O8, masa exacta 802,56) m/z: 803,6 (MH+), 402,4 (M,2H+/2); 13,68 min (98,9%, 210 nm).1
1H NMR (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,4-7,1 (m, 5H); 4,95-4,7 (m, 3H); 4,2-4,0 (m, 1H); 3,9-0,8 (m, 61H).
Ejemplo 32
(S)-N-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetil-2-((S)-3-metil-2-(metil(3-(metilamino)propil)amino)butanamido)butanamida, ácido bis trifluoroacético

Ejemplo de referencia 32A: íerc-buti! (3,3-dietoxipropil)(metil)carbamato

El compuesto 1ZD (247 mg, 1 mmol, 1,00 equiv) se disolvió en una atmósfera inerte en 30 ml de una mezcla 1:1 de THF y DMF. El medio de reacción se enfrió sobre un baño de hielo tras lo cual el NaH (60% en aceite, 60 mg, 1,5 equiv) se añadió en porciones, seguido por el MeI (0,28 ml) gota a gota. La reacción se dejó bajo agitación durante 2 días a temperatura ambiente, a continuación se neutralizó con 5 ml de solución acuosa saturada de NH4Cl- y se extrajo dos veces con 15 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para producir 200 mg (77%) del compuesto 32A en forma de un sólido de color amarillo.
Ejemplo 32B: Ácido (S)-2-((3-((ferc-butoxicarbonN)(metN)amino)propN)(metN)amino)-3-metNbutanoico

El compuesto 32B Se preparó siguiendo el mismo protocolo descrito para la preparación del compuesto 1ZF, en sustitución del compuesto 1ZD por el compuesto 32A.
Ejemplo 32: El compuesto 32 se preparó en dos etapas, siguiendo el mismo protocolo descrito para la preparación del compuesto 1, a partir de la amina 1Y y el ácido carboxílico 32B.
LC/MS/UV (Zorbax SB-Aq, 1,8 |jm, 4,6 x 100 mm, 40°C, de 10 a 95% de metanol en agua (TFAal 0,05%) por 13 minutos); ESI (C45H75N7O6S, masa exacta 842,19) m/z: 843 (MH+), 421,9 (M,2H+/2); 11,91 min (88%, 210 nm).1
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,5-9,0 (m, 0,5 H, NHCOs intercambio incompleto), 7,85-7,80 (m, 1H); 7,60-7,50 (m, 1H), 7,35-7,15 (m, 5H), 5,80-5,63 (m, 1H), 4,80-4,65 (m, 2H), 4,30-4,00 (m, 1H), 3,95-0,80 (m, 61H).
Ejemplos 33 y 34
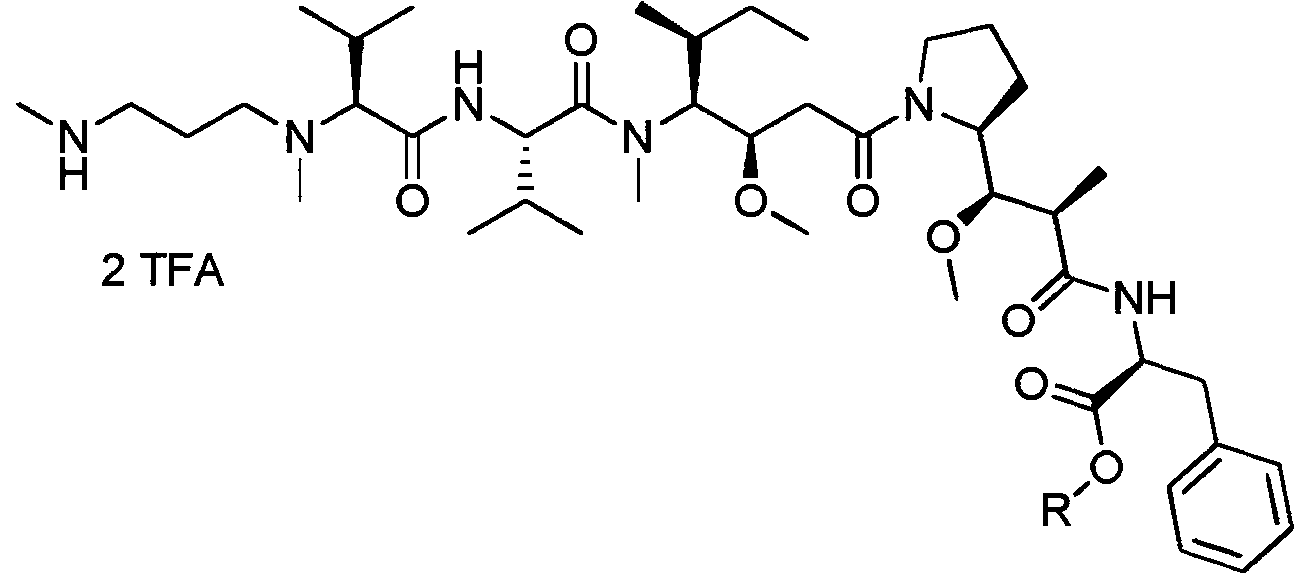
Los compuestos 33 y 34 se prepararon de la misma manera que para los compuestos 6 y 7, sustituyendo el ácido carboxílico 1ZF por el compuesto 32B.

*Los compuestos se purificaron por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2489 a 254 nm y 220 nm), para producir las sales de TFA correspondientes en forma de sólidos de color blanco.
Caracterización de los productos finales: Compuesto 33 LC/MS/UV (ESI) (C44H76N6O8, masa exacta 816,57) m/z 817,6 (MH+), 409,4 (M,2H+/2); UV: 5,94 min (95%, 210 nm). 1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 88,6-8,2 (m, 0,8H, NHCO intercambio incompleto) 7,30-7,22 (m, 5H), 4,80 (m, 2H), 4,23-0,86 (m, 66H). Compuesto 34 LC/MS/UV (ESI) (C43H74N6O8, masa exacta 802,56) m/z 803,6 (MH+), 402,4 (M,2H+/2); UV: 5,94 min (97,5%, 210 nm). 1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 87,30-7,20 (m, 5H), 4,80 (m, 2H), 4,25-0,86 (m, 63H).
Ejemplo 35
(S)-2-((S)-2-((2-(2-aminoetoxi)etil)(metil)amino)-3-metilbutanamido)-N-((3R,4S,5S)-3-metoxi-1-((S)-2-((1R,2R)-1-metox¡-2-met¡l-3-oxo-3-(((S)-2-fen¡l-1-(t¡azol-2-¡l)et¡l)am¡no)prop¡l)pirrol¡d¡n-1-¡l)-5-met¡l-1-oxoheptan-4-¡l)-A/,3-dimetilbutanamida, ácido bis trifluoroacético
Ejemplo 35A: íerc-buti! (2-(2-hidroxietoxi)etil)carbamato

2-(2-aminoetoxi)etanol (5 g, 47,56 mimóles, 1,00 equiv) se disolvió en THF (100 ml) a 0°C y a continuación se añadió hidróxido de sodio (2 g, 50,00 mmoles, 1,05 equiv) (solución en 25 ml de agua). Se añadió gota a gota una solución de dicarbonato de di-terc-butilo (10,38 g, 47,56 mmoles, 1,00 equiv) en THF (20 ml) y a continuación la reacción se dejó bajo agitación durante la noche a temperatura ambiente. La reacción se diluyó mediante la adición de 50 ml de agua y el producto se extrajo 3 veces con 75 ml de AcOEt. Las fases orgánicas se combinaron, se lavaron una vez con 100 ml de NaCl (sat.), a continuación se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para producir 9 g (92%) del compuesto 35A en forma de un aceite de color amarillo.
Ejemplo 35B: terc-butil (2-(2-oxoetoxi)etil)carbamato

Se añadió gota a gota una solución de DMSO (3,46 ml, 5,00 equiv) en DCM (20 ml) a una solución de cloruro de oxalilo (1,9 ml, 2,30 equiv) en DCM (20 ml) a -78°C en atmósfera de nitrógeno. a continuación de la adición (30 min), la solución se agitó durante 30 minutos y a continuación se añadió una solución del compuesto 35A (2 g, 9,74 mmoles, 1,00 equiv) en 20 ml de DCM. A continuación de la adición de TEA (12,2 ml), la reacción se agitó a -78°C durante 30 minutos y a continuación a temperatura ambiente durante la noche. La reacción se diluyó mediante la adición de 100 ml de agua y el producto se extrajo 3 veces con 50 ml de AcOEt. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para producir 1,9 g del compuesto 35B en forma de un aceite de color amarillo.
Ejemplo 35C: bencil (S)-12-isopropil-2,2,11-trimetN-4-oxo-3,8-dioxa-5,11-diazatridecan-13-oato

El compuesto 35C se sintetizó de la misma manera que para el compuesto 14C a partir de la amina 1ZC (2,4 g, 9,31 mmoles, 1,00 equiv), el aldehído 35B (1,9 g, 9,35 mmoles, 1,00 equiv), NaBH(OAc)3 (3,96 g, 18,68 mmoles, 2,00 equiv) y DIEA (6,2 ml) en THF (40 ml). La mezcla de reacción se neutralizó con 200 ml de agua y se extrajo 3 veces con 100 ml de AcOEt. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron para producir 2,3 g del compuesto 35C en forma de un aceite de color amarillo.
Ejemplo 35D: Ácido (S)-12-isopropil-2,2,11-trimetN-4-oxo-3,8-dioxa-5,11-diazatridecan-13-oico

El compuesto 35C (200 mg, 0,49 mmoles, 1,00 equiv) se disolvió en 10 ml de EtOH en presencia de Pd/C (200 mg) y se hidrogenó durante la noche. El medio de reacción se filtró y se concentró bajo presión reducida para producir 150 mg (96%) del compuesto 35D en forma de un sólido de color blanco.
Ejemplo 35E: terc-butil ((3R,4S,7S,10S)-4-((S)-sec-butil)-7,10-diisopropil-3-(2-((S)-2-((1R,2R)-1-metoxi-2-metN-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-2-oxoetM)-5,11 -dimetil-6,9-dioxo-2,14-dioxa-5,8,11-triazahexadecan-16-il)carbamato

El compuesto 35E se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (70 mg, 0,11 mmoles, l,00 equiv), el ácido 35D (40,6 mg, 0,13 mmoles, 1,20 equiv), DEPC (0,0324 ml) y DIEA (0,0527 ml) en DCM (3 ml). El producto bruto (100 mg, 98%) se aisló en forma de un aceite de color amarillo y posteriormente se utilizó como tal.
Ejemplo 35: El compuesto 35 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 35E (100 mg, 0,10 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-010), columna SunFire Prep C18 OBD, 5 ^m, 19 x 100 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de Ac N durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 35 se obtuvo con un rendimiento del 23% (22,9 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 ^m, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) durante 8 minutos); ESI (C45H75N7O7S, masa exacta 857,54) m/z: 858,5 (MH+) y 429,9 (M,2H+/2, 100%), 5,89 min (89,7%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 58,9-8,5 (m, 0,5H, NHCO intercambio incompleto), 7,8-7,7 (m, 1H), 7,55-7,45 (m, 1H), 7,35-7,1 (m, 5H), 5,45-5,5 (m, 1H), 4,9-4,6 (m, 1H), 4,3-0,75 (m, 62H).
Ejemplo 36
metil (S)-2-((2R,3R)-3-((S)-1-((7S,10S,13S,14R)-1-amino-13-((S)-sec-butN)-7,10-diisopropil-14-metoxi-6,12-dimetil-8,ll-dioxo-3-oxa-6,9,12-triazahexadecan-16-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido bis trifluoroacético

Ejemplo 36A: metil (S)-2-((2R,3R)-3-((S)-1-((12S,15S,18S,19R)-18-((S)-sec-butil)-12,15-diisopropil-19-metoxi-2,2,11,17-tetrametil-4,13,16-trioxo-3,8-dioxa-5,11,14,17-tetraazahenicosan-21 -oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato
El compuesto 36A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (50 mg, 0,08 mimóles, 1,00 equiv), el ácido 35D (25 mg, 0,11 mmoles, 1,48 equiv), DEPC (0,0337 ml) y DIEA (0,0548 ml) en DCM (3 ml). El producto bruto (100 mg) se aisló en forma de un aceite de color amarillo y posteriormente se utilizó como tal.
Ejemplo 36: El compuesto 36 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 36A (100 mg, 0,11 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 100 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 36 se obtuvo con un rendimiento del 13% (12,7 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Agilent ZORBAX SB-Aq, 1,8 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, 2% de MeOH en agua (TFA al 0,05%) durante 1 minuto y a continuación de 2% a 95% de MeOH en agua durante 13 minutos, a continuación a 95% de MeOH en agua durante 2 minutos); ESI (C44H76N6O9, masa exacta 832,57) m/z: 833,5 (MH+) y 417,4 (M,2H+/2, 100%), 11,58 min (98,5%, 210 mn).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,1-8,5 (m, 0,8H, NHCO intercambio incompleto), 7,30-7,1 (m, 5H), 4,9-4,6 (m, 3H), 4,2-0,8 (m, 64H).
Ejemplo 37
Ácido (S)-2-((2R,3R)-3-((S)-1-((7S,10S,13S,14R)-1-amino-13-((S)-sec-butil)-7,10 diisopropil-14-metoxi-6,12-dimetil-8,ll-dioxo-3-oxa-6,9,12-triazahexadecan-16-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido bis trifluoroacético

Ejemplo 37: El compuesto 37 se preparó de la misma manera que para el compuesto 4, a partir del compuesto 36 (100 mg, 0,11 mmoles, 1,00 equiv). El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna Atlantis Prep OBD T3, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 18,4 mg (19%) del compuesto 37 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) durante 8 minutos); ESI (C43H74N6O9, masa exacta 818,6) m/z: 819,6 (MH+) y 410,4 (M,2H+/2, 100%), 5,48 min (96,7%, 210 nm).
1HNMR:(400 MHz, CD3OD, ppm): 8(Presencia de rotámeros) 7,35-7,2 (m, 5H), 5,0-4,65 (m, 3H), 4,3-0,8(m, 61H).
Ejemplo 38
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((2-aminoetil)(metil)amino)-3-metilbutanamido)-A/,3-dimetil butanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido bis trifluoroacético

Ejemplo 38A: metil (S)-2-((2R,3R)-3-((S)-1-((9S,12S,15S,16R)-15-((S)-sec-butil)-9,12-diisopropil-16-metoxi-2,2,8,14-tetrametil-4,10,13-trioxo-3-oxa-5,8,1l,14-tetraazaoctadecan-18-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

El compuesto 38A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (70 mg, 0,11 mimóles, 1,00 equiv), el ácido 26B (60,7 mg, 0,22 mmoles, 2,00 equiv), DEPC (0,0337 ml) y DIEA (0,0548 ml) en DCM (3 ml). El producto bruto (100 mg) se aisló en forma de un aceite de color amarillo.
Ejemplo 38: El compuesto 38 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 38A (100 mg, 0,11 mmoles, 1,00 equiv). El producto en bruto se purificó por HPLC preparativa Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 Ob D, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 38 se obtuvo con un rendimiento del 10% (10,3 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Agilent ZORBAX SB-Aq, 1,8 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, 2% de MeOH en agua (TFA al 0,05%) durante 1 minuto, a continuación de 2% a 95% de MeOH en agua durante 13 minutos y a continuación a 95% de MeOH en agua durante 2 minutos); ESI (C42H72N6O8, masa exacta 788,5) m/z: 789,5 (MH+) y 395,4 (M,2H+/2, 100%), 12,97 min (91,0%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,30-7,1 (m, 5H), 4,9-4,6 (m, 3H), 4,2-0,8 (m, 60H).
Ejemplo 39
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((2-aminoetil)(metil)amino)-3-metilbutanamido)-A/,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido bis trifluoroacético

Ejemplo 39: El compuesto 39 se preparó de la misma manera que para el compuesto 4, a partir del compuesto 38 (100 mg, 0,11 mmoles, 1,00 equiv). El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al
0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 8,2 mg (8%) del compuesto 39 en forma de un sólido de color blanco.
LC/MS/UV (columna Eclipse Plus C18, 3,5 |jm, 4,6 x 150 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) por 8 minutos); ESI (C41H70N6O8, masa exacta 774,5) m/z: 775,5 (MH+) y 388,4 (M,2H+/2, 100%), 6,47 min (93,6%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,35-7,15 (m, 5H), 4,9-4,6 (m, 3H), 4,2-0,8 (m, 57H).
Ejemplo 40
(S)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetil-2-((S)-3-metil-2-(metil(4-(metilamino)butil)amino)butanamido)butanamida, ácido bis trifluoroacético
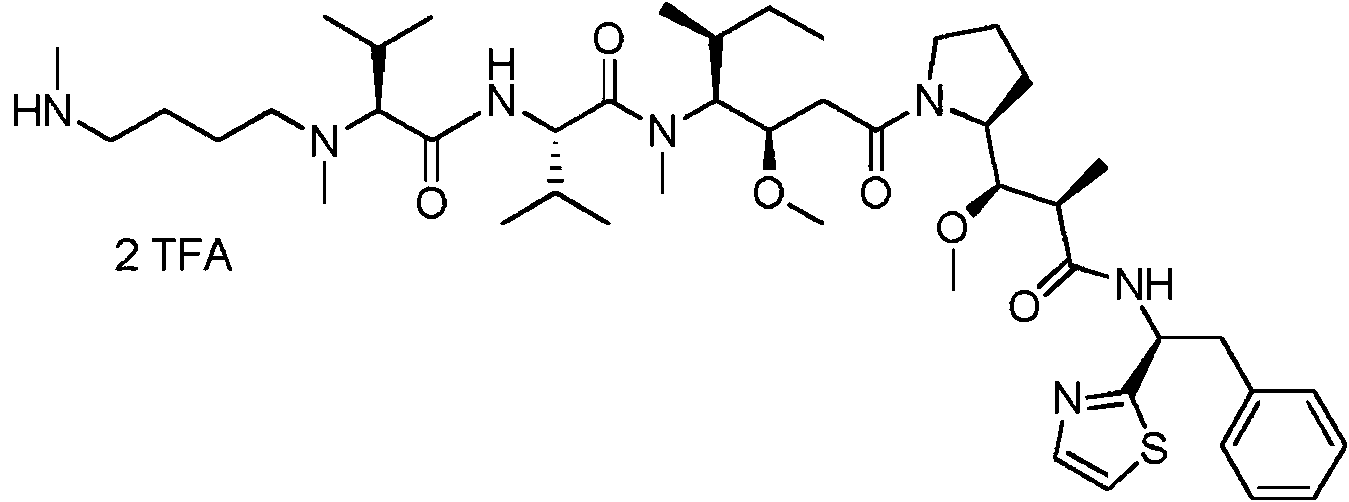
Ejemplo 40A: ferc-butilo (4,4-dietoxibutil)(metil)carbamato
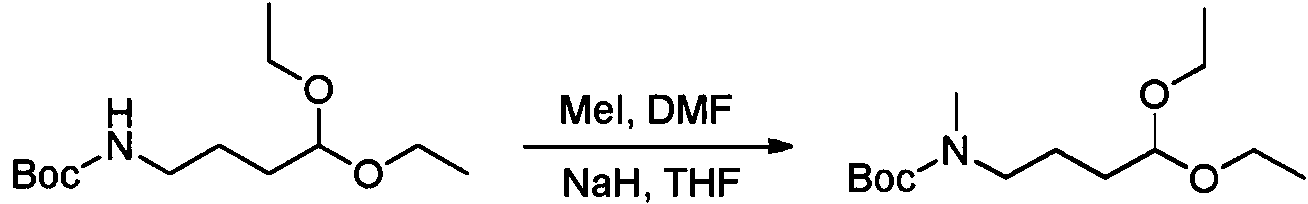
El compuesto 40A se preparó de la misma manera que para el compuesto 11E, a partir de ferc-butil(4,4-dietoxibutil)(metil)carbamato (5,5 g, 19,97 mmoles, 1,00 equiv), NaH (60% en aceite, 3,2 g, 80,00 mmoles, 4,01 equiv) y yodometano (14 ml) en THF/DMF (40/20 ml). La reacción se neutralizó con 50 ml de NH4Cl (ac). El compuesto 40A se aisló en forma de un aceite de color amarillo, 5,5 g (95%).
Ejemplo 40B: ferc-butil metil(4-oxobutil)carbamato
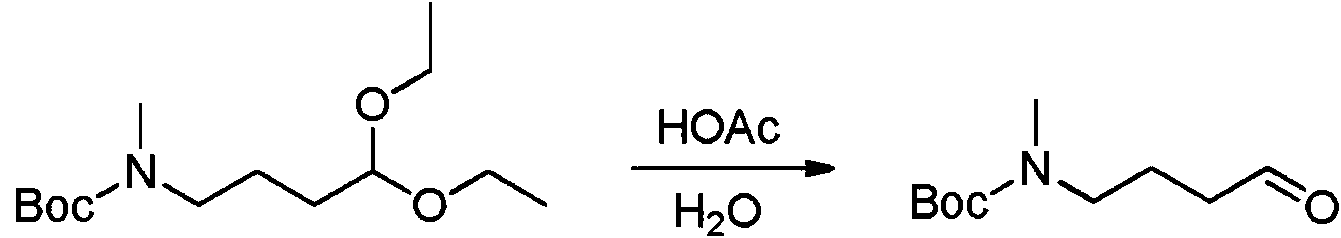
El compuesto 40A (3 g, 10,89 mmoles, 1,00 equiv) se disolvió en una mezcla de AcOH y agua (15/4 ml) y la solución se dejó bajo agitación durante la noche. El pH se llevó a 7-8 con solución acuosa saturada de NaHCO3 y a continuación se extrajo dos veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se lavaron dos veces con 50 ml de solución acuosa saturada de NaCl, se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida. El compuesto 40B se aisló en forma de aceite de color amarillo, 2,1 g (96%).
Ejemplo 40C: bencil (S)-2-((4-((ferc-butoxicarbonil)(metil)amino)butil)(metil)amino)-3-metilbutanoato

El compuesto 40C se sintetizó de la misma manera que para el compuesto 14C a partir de la amina 1ZC (2,45 g, 9,53 mmoles, 0,80 equiv), el aldehído 40B (2,4 g, 11,92 mmoles, 1,00 equiv), NaBH(OAc)3 (5,06 g, 23,87 mmoles, 2,00 equiv) y DIEA (6,16 g, 47,66 mmoles, 4,00 equiv) en THF (15 ml). La mezcla de reacción se neutralizó con 100 ml de agua y se extrajo dos veces con 100 ml de AcOEt. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó sobre gel de sílice (EtOAc/PE (1:100-1:20)) para producir 1,2 g (25%) del compuesto 40C en forma de un aceite de color amarillo.
Ejemplo 40D: Ácido (S)-2-((4-((ferc-butoxicarbonil)(metil)amino)butil)(metil)amino)-3-metilbutanoico

El compuesto 40C (500 mg, 1,23 mmoles, 1,00 equiv) se disolvió en 20 ml de EtOH en presencia de Pd/C (550 mg) y se hidrogenó durante 1 hora a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida para producir 350 mg (90%) del compuesto 40D en forma de un aceite incoloro.
Ejemplo 40E: ferc-butil ((3R,4S,7S,10S)-4-((S)-sec-butil)-7,10-diisopropil-3-(2-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-2-oxoetil)-5,11 -dimetil-1-6,9-dioxo-2-oxa-5,8,11-triazapentadecan-15-il)(metil)carbamato

El compuesto 40E se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (60 mg, 0,09 mmoles, 1,00 equiv), el ácido 40D (57,8 mg, 0,18 mmoles, 2,00 equiv), DEPC (0,0278 ml) y DIEA (0,0452 ml) en DCM (3 ml). El producto bruto (100 mg) se utilizó posteriormente como tal.
Ejemplo 40: El compuesto 40 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 40E (100 mg, 0,10 mmoles, 1,00 equiv). El producto en bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 Ob D, 5 pm, 19 x 100; fase de elución mm: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de Ac N durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 40 se obtuvo con un rendimiento del 24% (24,6 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) por 8 minutos); ESI (C46H77N7O6S, masa exacta 855,6) m/z: 856,6 (MH+) y 428,8 (M,2H+/2, 100%), 5,89 min (97,0%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,9-8,5 (0,7H, NHCO intercambio incompleto), 7,8 7,7 (m, 1H), 7,55-4,45 (m, 1H), 7,35-7,1 (m, 5H), 5,5-5,75 (m, 1H), 4,9-4,6 (m, 2H), 4,2-0,8 (m, 64H).
Ejemplo 41
metil (S)-2-((2R,3R)-3-((S)-1-((8S,11S,14S,15R)-14-((S)-sec-butil)-8,11-diisopropil-15-metoxi-7,13-dimetil-9,12-dioxo-2,7,10,13-tetraazaheptadecan-17-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido bis trifluoroacético

Ejemplo 41A: metil (S)-2-((2R,3R)-3-((S)-1-((11S,14S,17S,18R)-17-((S)-sec-butil)-11,14-diisopropil-18-metoxi-2,2,5,10,16-pentametil-4,12,15-trioxo-3-oxa-5,l0,13,16-tetraazaicosan-20-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

El compuesto 41A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (170 mg, 0,27 mmoles, 1,00 equiv), el ácido 40D (170 mg, 0,54 mmoles, 2,09 equiv), DEPC (0,0819 ml) y DIEA (0,133 ml) en DCM (5 ml). El producto bruto (200 mg) se utilizó posteriormente como tal.
Ejemplo 41: El compuesto 41 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 41A (100 mg, 0,11 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 100 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% Ac N durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 41 se obtuvo con un rendimiento del 25% (25 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Agilent Zorbax SB-Aq, 1,8 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, 2% de MeOH en agua (TFA al 0,05%) durante 1 minuto, a continuación de 2% a 95% de MeOH en agua durante 13 minutos, y a continuación a 95% de MeOH en agua durante 2 minutos); ESI (C45H78N6O8, masa exacta 830,6) m/z: 831,6 (MH+) y 416,4 (M,2H+/2, 100%), 11,58 min (97,2%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,55-8,15 (0,75H, NHCO intercambio incompleto), 7,30-7,1 (m, 5H), 4,9-4,6 (m, 3H), 4,2-0,8 (m, 67H).
Ejemplo 42
Ácido (S)-2-((2R,3R)-3-((S)-1-((8S,11S,14S,15R)-14-((S)-sec-butil)-8,ll-diisopropil-15-metoxi-7,13-dimetil-9,12-dioxo-2,7,l0,13-tetraazaheptadecan-17-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido bis trifluoroacético
Ejemplo 42: El compuesto 42 se preparó de la misma manera que para el compuesto 4, a partir del compuesto 41 (100 mg, 0,11 mmoles, 1,00 equiv). El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna Atlantis Prep OBD T3, 5 |jm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 30,6 mg (31%) del compuesto 42 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 0% a 95% de MeOH en agua (TFA al 0,05%) por 8 minutos); ESI (C44H76N6O8, masa exacta 816,6) m/z: 817,6 (MH+) y 409,4 (M,2H+/2, 100%), 5,75 min (100%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,5-8,1 (0,3H, NHCO intercambio incompleto), 7,30 7,1 (m, 5H), 4,9-4,6 (m, 3H), 4,2-0,8 (m, 64H).
Ejemplo 43
(S)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metox¡-2-met¡l-3-oxo-3-(((S)-2-fen¡l-1-(t¡azol-2-il)etil)amino)propil)pirrolidin-1 -il)-5-metil-1 -oxoheptan-4-il)-^,3-dimetil-2-((R)-3-metil-2-(metil(2-(2-(metilamino)etoxi)etil)amino)butanamido)butanamida, ácido bis trifluoroacético

Ejemplo 43A: ferc-butil (2-(2-((ferc-butildimetilsilil)oxi)etoxi)etil)carbamato

El compuesto 35A (ferc-butil ((2-(2-hidroxietoxi)etil)carbamato) (8,21 g, 40,00 mmoles, 1,00 equiv) e imidazol (6 g, 88,14 mmoles, 2,20 equiv) se disolvieron en una atmósfera inerte en DCM (200 ml). Se añadió gota a gota cloruro de fercbutildimetilsilano (TBDMSCl, 6,62 g, 43,92 mmoles, 1,10 equiv) y el medio de reacción se dejó bajo agitación durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con 100 ml de DCM, a continuación se lavó dos veces con 200 ml de HCl 0,5 M, dos veces con 200 ml de NaHCO3 (sat.), a continuación con 300 ml de NaCl (sat.). La fase orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida. El residuo se purificó sobre sílice gel (EtOAc/PE (1:3) para producir 10 g (78%) del compuesto 43A en forma de un sólido de color blanco.
Ejemplo 43B: ferc-butil (2-(2-((ferc-butildimetilsilil)oxi)etoxi)etil)(metil)carbamato

El compuesto 43B se preparó de la misma manera que para el compuesto 11E, a partir del compuesto 43A (10 g, 31,30 mmoles, 1,00 equiv.), NaH (60% en aceite, 5 g, 208,33 mmoles, 4,00 equiv.) y yodometano (22 g, 5,00 equiv.) en DMF (200 ml). El medio de reacción se neutralizó con 200 ml de agua y se lavó 3 veces con 100 ml de AcOEt, a continuación con 300 ml de NaCl (sat.). La fase orgánica se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para producir 10 g (96%) del compuesto 43B en forma de un sólido de color blanco.
Ejemplo 43C: ferc-butil (2-(2-hidroxietoxi)etil)(metil)carbamato
'v N/V ^ ' ° ' v-/ ^OTBDMS TBAF.3H20 
1 --------------------------► 1
Boc THF Boc
E l co m p uesto 43 B ( 10 g, 29 , 89 m m oles, 1 , 00 equiv.) y T B A F ,3 H 2 O (20 , 8 g, 65 , 93 m m oles, 2 , 20 equiv) s e d isolvieron en T H F ( 200 ml). L a m e z c la s e agitó a te m p e ra tu ra a m b ie n te d uran te 2 h o ra s, a co n tin u ació n s e extrajo 3 v e c e s con 1 00 ml de A c O E t . L a s fa s e s o rg á n ic a s s e re co m b in aro n , s e la va ro n d o s v e c e s con 300 ml de a g u a , a co n tin u ació n d os v e c e s con 300 ml de N a C l (sat.), s e s e c a ro n so b re sulfato de so d io , s e filtraron y s e concentraron bajo p resió n re d u c id a . E l re sid u o s e purificó so b re gel de s ílic e ( E t O A c /P E (1 :3 - 1 :1 ) p a ra p rod ucir 6,6 g del co m p u esto 43 C en form a de a ce ite incoloro.
Ejemplo 43D: ferc-butil m etil(2 -(2 -oxo eto xi)etil)carb am ato

E l co m p u e sto 43 D s e prep aró de la m ism a m a n e ra qu e p a ra el co m p u e sto 35 B, a partir del co m p u e sto 43 C ( 2 g, 9 , 12 m m o le s, 1 , 00 equiv.), c loruro de o xalilo (1 ,9 ml), T E A (11 ,3 ml) y D M S O (3 , 3 ml). E l co m p u e sto 43D ( 2 g) s e a is ló en form a de a ce ite de co lor a m arillo .
Ejemplo 43E: b en cil ( S ) -12 - is o p ro p il-2 ,2 ,5 ,11 -te tram e til-4 -o x o -3 ,8 - d io x a -5 ,11 -d ia z a tr id e c a n -13 -o ato

E l co m p u esto 43 E s e sintetizó de la m ism a m a n e ra que p a ra el co m p u esto 14 C a partir de la a m in a 1 Z C (2 , 4 g, 9 ,31 m m o le s, 1 , 00 eq u iv), el a ld e h íd o 43 D ( 2 g, 9 , 16 m m o le s, 1 , 00 eq u iv), N a B H (O A c )3 ( 4 g, 18 , 87 m m o le s, 2 , 06 equiv) y D IE A (6 ml) en T H F ( 100 ml). La m e zc la de re a cció n s e neutralizó con 100 ml de a g u a y s e extrajo 3 v e c e s con 100 ml de A c O E t . L a s fa s e s o rg á n ic a s s e co m b in aro n , s e se c a ro n so b re sulfato de so d io , s e filtraron y s e concen traron . E l resid u o s e purificó so b re gel de s ílic e ( E t O A c /P E (4 :1) p a ra prod ucir 1 g (37 % ) del co m p uesto 43 E en form a de un só lid o de co lor b lan co .
Ejemplo 43F: Á cid o ( S ) -12 -is o p ro p il-2 ,2 ,5 ,11 -tetram etil-4 -o x o -3 ,8 -d io x a -5 ,11 -d ia z a tr id e c a n -13 -o ico

E l c o m p u e sto 43 E (1 g, 2 , 37 m m o le s, 1 , 00 eq u iv) s e d iso lv ió en 40 ml de M e O H en p re se n c ia d e P d /C (1 g) y s e h idrogen ó d urante 1 hora a tem p eratu ra am b ien te y p resió n a tm o sférica . E l m edio de re a cc ió n s e filtró y s e co ncen tró bajo p resió n re d u c id a p a ra p rod ucir 600 m g (76 % ) del co m p u esto 43 F en form a de un só lido de color b lan co .
Ejemplo 43G: ferc-butil ((3 R ,4 S , 7 S , 10 R ) -4 -( (S ) -s e c -b u t il) -7 ,10 -d iis o p ro p il-3 -( 2 -( ( S ) -2 -( ( 1 R ,2 R ) -1 -m e to x i-2 -m e til-3 -o x o -3 -( ( ( S ) -2 -fe n il-1 -(t ia z o l-2 -il)etil)am in o )p ro p ií)p irro lid in -1 - i l ) -2 -o x o e til)-5 , 11 -d im e til-6 ,9 -d io x o -2 ,14 -d io x a -5 ,8 , 11 -t r ia z a h e x a d e c a n -16 -il)(m etil)carb am ato
El compuesto 43G se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (50 mg, 0,08 mmoles, 1,00 equiv.), el ácido 43F (50 mg, 0,08 mmoles, 1,00 equiv), DEPC (24,79 mg, 0,15 mmoles, 2,00 equiv) y DIEA (29,46 mg, 0,23 mmoles, 3,00 equiv) en DCM (1 ml). El producto bruto (59 mg) se utilizó posteriormente como tal.
Ejemplo 43: El compuesto 43 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 43G (81 mg, 0,08 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 100 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% ACN durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 43 se obtuvo con un rendimiento del 64% (52,6 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeCN en agua (TFA al 0,05%) durante 8 minutos y a continuación a 95% de MeCN en agua durante 2 minutos); ESI (C48H77N7O7S, masa exacta 871,6) m/z: 872,5 (MH+) y 436,9 (M,2H+/2, 100%), 3,90 min (100%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 7,8-7,7 (m, 1H), 7,55-4,45 (m, 1H), 7,35-7,1 (m, 5H), 5,5-5,75 (m, 1H), 4,9-4,6 (m, 2H), 4,2-0,8 (m, 64H).
Ejemplo 44
metil (S)-2-((2R,3R)-3-((S)-1-((9S,12S,15S,16R)-15-((S)-sec-butil)-9,12-diisopropil-16-metoxi-8,14-dimetil-10,13-dioxo-5-oxa-2,8,11,14-tetraazaoctadecan-18-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido bis trifluoroacético

Ejemplo 44A: metil (S)-2-((2R,3R)-3-((S)-1-((12S,15S,18S,19R)-18-((S)-sec-butil)-12,15-diisopropil-19-metoxi-2,2,5,11,17-pentametil-4,13,16-trioxo-3,8-dioxa-5,11,14,17-tetraazahenicosan-21-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

El compuesto 44A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (60 mg, 0,09 mmoles, 1,00 equiv), el ácido 43F (47 mg, 0,14 mmoles, 1,50 equiv), DEPC (31 mg, 0,19 mmoles, 2,00 equiv) y DIEA (37 mg, 0,28 mmoles, 3,00 equiv) en DCM (1,5 ml). El producto bruto (58 mg) se utilizó posteriormente como tal.
Ejemplo 44: El compuesto 44 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 44A (58 mg, 0,06 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 Ob D, 5 jm , 19 x 100 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% ACN durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 44 se obtuvo con un rendimiento del 40% (23,7 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeCN en agua (TFA al 0,05%) durante 8 minutos y a continuación 95% de MeCN en agua durante 2 minutos); ESI
(C45H78N6O9, masa exacta 846,6) m/z: 847,6 (MH) y 424,4 (M,2H+/2, 100%), 3,20 min (100%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 6 (Presencia de rotámeros) 7,3-7,1 (m, 5H), 4,9-4,6 (m, 3H), 4,2-0,8 (m, 67H).
Ejemplo 45 - compuesto de referencia
(S)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-M,3-dimetil-2-((S)-3-metil-2-(metil(2-(piperazin-lil)etil)amino)butanamido)butanamida, ácido tris trifluoroacético

Ejemplo 45A: ferc-butil 4-(2-hidroxietil)piperazina-1-carboxilato
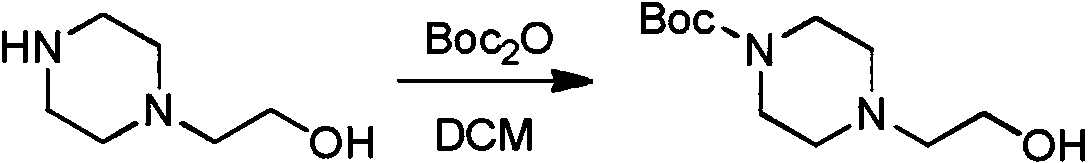
Se disolvió 2-(piperazin-1-il)etan-1-ol (5 g, 38,41 mmoles, 1,00 equiv) en DCM (100 ml), y se añadió gota a gota una solución de di-ferc-butil dicarbonato (8,38 g, 38,40 mmoles, 1,00 equiv) en DCM (20 ml). La reacción se dejó bajo agitación durante la noche a temperatura ambiente. La reacción se evaporó hasta sequedad y el residuo se disolvió en 200 ml de AcOEt, se lavó 5 veces con NaCl (sat.), se secó sobre sulfato de sodio, se filtró y se concentró bajo presión reducida para producir 8,5 g (96%) del compuesto 45A en forma de un sólido de color blanco.
Ejemplo 45B: ferc-butil 4-(2-oxoetil)piperazina-1-carboxilato

El compuesto 45B se preparó de la misma manera que para el compuesto 35B, a partir del compuesto 45A (1 g, 4,34 mmoles, 1,00 equiv), cloruro de oxalilo (610 mg, 4,80 mmoles, 1,12 equiv), TEA (2,13 g, 21,09 mmoles, 4,90 equiv) y DMSO (0,82 g, 2,40 equiv). El compuesto 45B (0,8 g, 81%) se aisló en forma de un aceite incoloro. Ejemplo 45C: ferc-butil (S)-4-(2-((1-(benciloxi)-3-metil-1-oxobutan-2-il)(metil)amino)etil)piperazina-1-carboxilato

El compuesto 45C se sintetizó de la misma manera que para el compuesto 14C a partir de la amina 1ZC (720 mg, 2,79 mmoles, 0,80 equiv), el aldehido 45B (800 mg, 3,50 mmoles, 1,00 equiv), NaBH(OAc)3 (1,6 g, 7,55 mmoles, 2,15 equiv) y DIEA (2,5 ml) en THF (50 ml). La mezcla de reacción se neutralizó con 5 ml de agua y se extrajo 3 veces con 5 ml de AcOEt. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se
concentraron. El residuo se purificó sobre gel de sílice (EtOAc/PE (3:1) para producir 400 mg (33%) del compuesto 45C en forma de un aceite incoloro.
Ejemplo 45D: Ácido (S)-2-((2-(4-(ferc-butoxicarbonil)piperazin-1-il)etil)(metil)amino)-3-metilbutanoico

El compuesto 45C (400 mg, 0,92 mmoles, 1,00 equiv) se disolvió en 30 ml de MeOH en presencia de Pd/C (400 mg) y se hidrogenó durante 1 hora a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida para producir 300 mg (95%) del compuesto 45D en forma de un sólido de color blanco.
Ejemplo 45E: ferc-butil 4-((3R,4S,7S,10S)-4-((S)-sec-butilo)-7,10-diisopropil-3-(2-((S)-2-((1R,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1 -il)-2-oxoetil)-5,11 -dimetil-6,9-dioxo-2-oxa-5,8,11-triazatridecan-13-il)piperazina-1-carboxilato
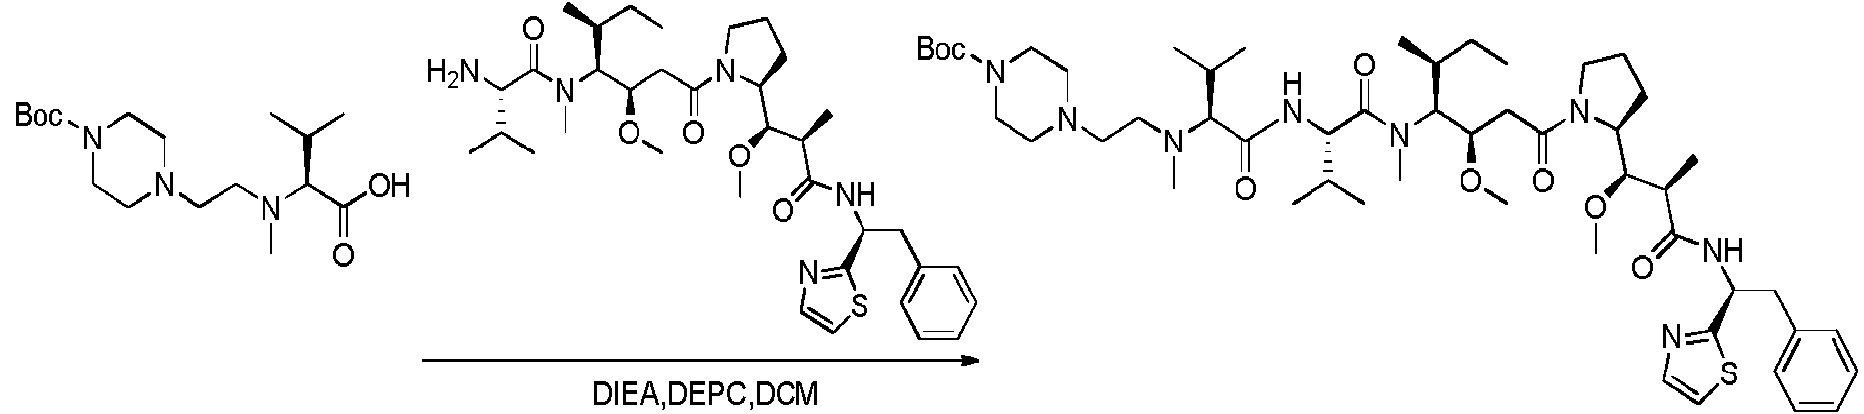
El compuesto 45E se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (60 mg, 0,09 mmoles, 1,00 equiv), el ácido 45D (62,7 mg, 0,18 mmoles, 2,00 equiv), DEPC (0,0278 ml) y DIEA (0,0452 ml) en DCM (3 ml). El producto bruto (100 mg) se utilizó posteriormente como tal.
Ejemplo 45: El compuesto 45 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 45E (100 mg, 0,10 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 |jm, 19 x 100 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% Ac N durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 45 se obtuvo con un rendimiento del 19% (19,4 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Agilent ZORBAX SB-Aq, 1,8 jm , 4,6 x 100 mm; 40°C; 1,0 ml/min, 2% de MeOH en agua (TFA al 0,05%) durante 1 minuto, a continuación de 2% a 95% de MeOH en agua durante 13 minutos y a continuación 95% de MeOH en agua durante 2 minutos); ESI (C47H78N8O6S, masa exacta 882,6) m/z. 883,5 (MH+) y 442,4 (M,2H+/2, 100%), 10,95 min (98,8%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 5 (Presencia de rotámeros), 7,80-7,70 (m, 1H), 7,52-7,43 (m, 1H), 7,31-7,09 (m, 5H), 5,70-5,51 (m, 1H), 4,80-4,60 (m, 1H), 4,20-0,75 (m, 66H).
Ejemplo 46 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-W,3-dimetil-2-((S)-3-metil-2-(metil(2-(piperazin-1-il)etil)amino)butanamido)butanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido tris trifluoroacético

Ejemplo 46A: íerc-butil 4-((3R,4S,7S,10S)-4-((S)-sec-butil)-7,10-dM sopropil-3-(2-((S)-2-((1R,2R)-1-metoxi-3-(((S)-1-metoxi-1-oxo-3-fenilpropan-2-il)amino)-2-metil-3-oxopropil)pirrolidin-1-il)-2-oxoetil)-5,11-dimetil-6,9-dioxo-2-oxa-5,8,11-triazatridecan-13-il)piperazina-1-carboxilato

El compuesto 46A se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 3D (170 mg, 0,27 mimóles, 1,00 equiv) el ácido 45D (184,6 mg, 0,54 mmoles, 2,00 equiv), DEPC (0,0819 ml) y DIEA (0,133 ml) en DCM (5 ml). El producto bruto (200 mg) se utilizó posteriormente como tal.
Ejemplo 46: El compuesto 46 se sintetizó de la misma manera que para el compuesto 2 a partir del producto intermedio 46A (100 mg, 0,10 mmoles, 1,00 equiv). El producto bruto se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna SunFire Prep C18 OBD, 5 pm, 19 x 100 mm; fase de elución: agua/ACN con pH regulado con 0,05% de TFA; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm). El compuesto 46 se obtuvo con un rendimiento de 19% (19,1 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeCN en agua (TFA al 0,05%) durante 8 minutos y a continuación de 95% de MeCN en agua durante 2 minutos); ESI (C46H79N7O8, masa exacta 857,6) m/z: 858,6 (MH+) y 429,9 (M,2H+/2, 100%), 5,93 min (100%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,58-8,50 (m, 0,5H, NHCO, intercambio incompleto), 8,29-8,22 (m, 0,4H, NHCO, intercambio incompleto), 7,35-7,15 (m, 5H), 4,87-4,69 (m, 3H), 4,22-0,82 (m, 68H).
Ejemplo 47 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-A/,3-dimetil-2-((S)-3-metN-2-(metil(2-(piperazin-lil)etil)amino)butanamido)butanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido tris trifluoroacético

El compuesto 47 se preparó de la misma manera que para el compuesto 4, a partir del compuesto 46 (100 mg,
0,10 mimóles, 1,00 equiv). El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna Atlantis Prep OBD T3, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 32,6 mg (33%) del compuesto 47 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) por 8 minutos); ESI (C46H77N7O8, masa exacta 843,6) m/z: 844,6 (MH+) y 422,9 (M,2H+/2, 100%), 5,73 min (100%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,66-8,57 (m, 0,3H, NHCO, intercambio incompleto), 8,41-8,32 (m, 0,3H, NHCO, intercambio incompleto), 8,13-8,06 (m, 0,2H, NHCO, intercambio incompleto), 7,30-7,10 (m, 5H), 4,80-4,61 (m, 3H), 4,19-0,78 (m, 65H).
Ejemplo 48 - compuesto de referencia
(S)-2-((S)-2-(((1H-imidazol-2-il)metil)(metil)amino)-3-metilbutanamido)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetilbutanamida, ácido trifluoroacético

El compuesto 48 se preparó de la misma manera que para el compuesto 1, a partir de la aminas 1Y y 1ZC y el 1H-imidazol-2-carbaldehído. El producto final se purificó por HPLC preparativa en las siguientes condiciones: columna SunFire Prep C18 OBD, 5 pm, 19x150 mm, fases móviles con pH regulados con TFA al 0,05%, gradiente de 15,0 a 30% de a Cn en agua por 10 minutos y a continuación hasta 95,0% de ACN durante 2 minutos, detección UV a 220 nm.
LC/MS/UV (Zorbax Eclipse Plus C8, 1,8 pm, 4,6 x 100 mm; 1 ml/min, 40°C, 2% de metanol en agua (eluyendo fases con pH regulado con TFA al 0,05%) durante 1 minuto, a continuación de 2% a 95% de metanol durante 12 minutos; ESI (C45H70N8O6S, masa exacta 850,51) m/z: 851,2 (MH+), 873,5 (MNa+), 426,3 (M,2H+/2); 12,75 min (90,5%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,83-7,81 (m, 1H), 7,80-7,53 (m, 3H), 7,53-7,22 (m, 5H), 5,6-5,8 (m, 1H), 5,0-4,6 (m, 2H); 4,6-0,85 (m, 55H).
Ejemplo 49 - compuesto de referencia
(S)-2-((S)-2-((4-hidroxifenetil)(metil)amino)-3-metilbutanamido)-A/-((3R,4S,5S)-3-metoxi-1-((S)-2-((1R,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxoheptan-4-il)-A/,3-dimetilbutanamida, ácido trifluoroacético
Ejemplo 49A: 2-(4-hidroxifenil)acetaldehído

Se disolvió 4-(2-hidroxietil)fenol (4 g, 28,95 mimóles, 1,00 equiv) en DMSO (32 ml) y a continuación se añadió TEA (8,8 ml, 2,20 equiv.) gota a gota. Se agregó una solución de SO3.Py (10 g, 2,20 equiv) en DMSO (36 ml) y la mezcla se dejó bajo agitación durante la noche a temperatura ambiente. La mezcla de reacción se neutralizó con 250 ml de agua y se extrajo 3 veces con 100 ml de AcOEt. Las fases orgánicas se combinaron, se lavaron 5 veces con agua (100 ml), a continuación dos veces con 150 ml de NaCl (sat.), se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó sobre gel de sílice (EtOAc/PE (1:10) para producir 1 g (25%) del compuesto 49A en forma de un aceite incoloro.
Ejemplo 49B: bencil (S)-2-((4-hidroxifenetil)(metil)amino)-3-metilbutanoato

El compuesto 49B se sintetizó de la misma manera que para el compuesto 14C a partir de la amina 1ZC (1,5 g, 5,82 mmoles, 0,99 equiv), el aldehido 49A (800 mg, 5,88 mmoles, 1,00 equiv), NaBH(OAc)3 (2,7 g, 12,74 mmoles, 2,17 equiv) y DIEA (4,23 ml) en THF (25 ml). La mezcla de reacción se neutralizó con 50 ml de agua y se extrajo 3 veces con 50 ml de AcOEt. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron. El residuo se purificó sobre gel de sílice (EtOAc/PE (1:10) para producir 600 mg (37%) del compuesto 49B en forma de un sólido de color blanco.
Ejemplo 49C: Ácido (S)-2-((4-hidroxifenetil)(metil)amino)-3-metilbutanoico

El compuesto 49B (0,5 g, 1,46 mmoles, 1,00 equiv) se disolvió en 40 ml de MeOH en presencia de Pd/C (250 mg) y se hidrogenó durante 3 horas a temperatura ambiente y presión atmosférica. El medio de reacción se filtró y se concentró bajo presión reducida para producir 0,4 g del compuesto 49C en forma de un sólido de color blanco.
Ejemplo 49: El compuesto 49 se sintetizó de la misma manera que para el compuesto 3 a partir de la amina 1Y (53,4 mg, 0,08 mmoles, 2,00 equiv), el ácido 49C (70 mg, 0,28 mmoles, 1,00 equiv), DEPC (0,032 ml, 2,00 equiv) y DIEA (0,053 ml, 3,00 equiv) en DCM (3 ml). El residuo se purificó por HPlC preparativa (Pre-HPLC-001 SHIMADZU, columna Atlantis Prep OBD T3, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 45% de a Cn durante 10 minutos y a continuación de 45% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 3 mg (1%) del compuesto 49 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) durante 8 minutos); ESI (C49H74N6O7S, masa exacta 890,5) m/z: 891,5 (MH+) y 446,4 (M,2H+/2, 100%), 6,69 min (100%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,92-8,87 (m, 0,5H, NHCO, intercambio incompleto), 8,70-8,63 (m, 0,4H, NHCO, intercambio incompleto), 8,85-8,77 (m, 1H), 7,59-7,51 (m, 1H), 7,35-7,03 (m, 7H), 6,82-6,71 (m, 2H), 5,77-5,58 (m, 1H), 5,81-5,70 (m, 1H), 4,21-0,80 (m, 58H).
Ejemplo 50 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((4-hidroxifenetil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 50: El compuesto 50 se preparó de la misma manera que para el compuesto 4, a partir del compuesto 27 (100 mg, 0,10 mmoles, 1,00 equiv). El residuo se purificó por HPLC preparativa (Pre-HPLC-001 SHIMADZU, columna Atlantis Prep OBD T3, 5 |jm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 20% a 40% de ACN durante 10 minutos y a continuación de 40% a 100% de ACN durante 2 minutos; Detector UV Waters 2545 a 254 nm y 220 nm), para producir 10,7 mg (11%) del compuesto 50 en forma de un sólido de color blanco.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) por 8 minutos); ESI (C47H73N5O9, masa exacta 851,5) m/z: 852,5 (MH+) y 426,8 (M,2H+/2, 100%), 6,46 min (91,7%, 210 nm).
1H NMR: (400 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,34-7,15 (m, 5H); 7,15-7,04 (se, 2H), 6,82-6,83 (m, 2H), 4,83-4,70 (m, 1H), 4,21-4,00 (m, 1H), 3,90-3,80 (m, 1H), 3,74-3,62 (m, 1H), 3,57-2,86 (m, 20H), 2,56-0,80 (m, 36H).
Ejemplo 51 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((4-hidroxibencil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 51A: ferc-butil (4-formilfenil)carbonato

4-hidroxibenzaldehído (3,0 g, 24 mmoles) se disolvió en 30 ml de DCM en presencia de 4-DMAP (300 mg, 2,46 mmoles, 0,1 equiv.) y di-ferc-butilo dicarbonato (5,35 g, 24 mmoles, 1,0 equiv.) y se agitó 1 hora a temperatura ambiente. Después, la solución se diluyó con 200 ml de agua y se extrajo 3 veces con 100 ml de DCM. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida para producir 5 g (92%) del compuesto 51A en forma de un sólido de color blanco.
Ejemplo 51B: bencil (S)-2-((4-((terc-butoxicarbonil)oxi)bencil)(metil)amino-3-metilbutanoato

El compuesto 51A (220 mg, 0,99 mimóles) se disolvió en 5 ml de THF en presencia del compuesto 1ZC (255 mg, 0,99 mmoles, 1,0 equiv.), NaBH(OAc)3 (420 mg, 2 mmoles, 2,0 equiv.) y DIEA (654 j l) y se agitó durante la noche a temperatura ambiente. Después, la solución se diluyó con 100 ml de agua y se extrajo 3 veces con 50 ml de EtOAc. Las fases orgánicas se combinaron, se secaron sobre sulfato de sodio, se filtraron y se concentraron bajo presión reducida. El residuo se purificó en una columna de sílice con una mezcla de EtOAc y PE (1:100) para producir 200 mg (47%) del compuesto 51B en forma de un sólido de color blanco.
Ejemplo 51C: Ácido (S)-2-((4-((terc-butoxicarbonil)oxi)bencil)(metil)amino)-3-metil butanoico

El compuesto 51C se preparó por hidrogenación del compuesto 51B (200 mg), siguiendo el protocolo utilizado para la preparación del compuesto 3F.
Ejemplo 51D: metil (S)-2-((2R,3R)-3-((S)-1-((3R,4S,5S)-4-((S)-2-((S)-2-((4-((fercbutoxicarbonil)oxi)bencil)(metil)amino)-3-metilbutanamido)-W,3-dimetilbutanamido)-3-metoxi-5-metilheptanoil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato

El compuesto 51D se preparó mediante el acoplamiento del compuesto 51C con la amina 3D, siguiendo el protocolo utilizado para la preparación del compuesto 3 para obtener el producto deseado en forma de aceite de color amarillo con un rendimiento del 60%.
Ejemplo 51: El compuesto 51D (80 mg, 0,08 mmoles) se disolvió en 1 ml de DCM en presencia de 0,5 ml de TFA, se agitó 2 horas a temperatura ambiente y a continuación se concentró a presión reducida. El residuo se purificó por HPLC preparativa (Pre-HPLC-010, columna SunFire Prep C18 OBD, 5 pm, 19 x 150 mm; fase de elución: agua/ACN con pH regulado con TFA al 0,05%; gradiente de 23% a 40% de ACN durante 10 minutos y a continuación de 40% a 95% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 51 se obtuvo con un rendimiento del 24% (20 mg) en forma de un sólido de color blanco.
LC/MS/UV (Zorbax SB-Aq, 1,8 pm, 4,6 x 100 mm; MeOH al 2% en agua (TFA al 0,05%) durante 1 minuto y a continuación de 2% a 95% de MeOH por 13 minutos); ESI (C47H73N5O9, masa exacta 851,54) m/z: 874,5 (MNa+), 426,9 (M,2H+/2); 12,48 min (96%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,1-8,6 (m, 0,9H, NHCO intercambio incompleto); 7,29-7,27 (m, 2H), 7,25-6,86 (m, 5H), 6,84-6,83 (m, 2H), 4,83-4,72 (m, 3H), 4,26-0,82 (m, 58H).
Ejemplo 52 - compuesto de referencia
(S)-W-((S)-1-(((S)-1-(((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2
il)e til)a m in o )p ro p il)p irro lid in -l-il) -5 -m e til-1-o x o h e p ta n -4 -il)(m e til)a m in o )-3 -m e til-1 -o x o b u ta n -2 -il)a m in o )-3 -m e til-1-o x o b u ta n -2 -¡l)-A ,4 -d ¡m e t¡l-2 -(m e t¡la m ¡n o )p e n ta n a m ¡d a , á cid o trifluoroacético

Ejemplo 52A: Á c¡d o (S )-2 -((te rc-b u to x ¡ca rb o n ¡l)(m e t¡l)a m ¡n o )-4 -m e t¡l-p e n ta n o ¡co

B o c -L e u -O H (4 ,7 g, 30 m m o le s) s e d ¡solv¡ó en 150 ml de T H F en un a a tm ó sfe ra ¡nerte. S e a ñ a d ¡ó h¡druro só d ¡co (3 ,2 g, 133 m m oles, 4 ,0 equ¡v.) a 0 °C en porc¡o nes. L a m e z c la de rea cc¡ó n s e ag¡tó 1 hora a b a ja tem p eratura a n te s de a ñ a d ¡r yo d o m eta n o ( 14 ,2 g, 100 m m oles, 5 ,0 equ¡v.). L a reacc¡ó n s e dejó bajo ag¡tac¡ón d urante la noche a tem peratura am b ¡ente y a cont¡nuac¡ón s e neutral¡zó con 100 ml de a g u a y se lavó 3 v e c e s con 200 ml de E tO A c. L a fa s e a c u o s a s e llevó a pH 3 con H C l 1 N y a co nt¡n uac¡ó n s e extrajo 3 v e c e s co n 100 ml de E tO A c . L a s fa s e s o rg á n ¡ca s s e co m b ¡naron , se lavaro n un a v e z con 300 ml de so lu c¡ó n a c u o s a sa tu ra d a de N a C l, s e s e c a ro n so b re sulfato de sod¡o anh¡dro, s e f¡ltraron y s e con cen traron bajo pres¡ón red u c¡d a o b ten ¡én d o se 4 ,7 g ( 94 % ) del co m p u esto 52 A en form a de un ace ¡te de co lo r rojo.
Ejemplo 52B: benc¡l ((S )-2 -((S )-2 -((te rc-b u to x ¡carb o n ¡l)(m e t¡l)am ¡n o )-W ,4 -d ¡m e t¡lp e n tan a m ¡d o )-3 -m e t¡lb u tan o a to

S e preparó el co m p u esto 52 B de m an e ra s¡m ¡lar com o para el co m p u esto 1 Z G a part¡r de la a m ¡n a 1 Z C ( 1 ,9 g, 7 ,4 m m oles, 0 ,9 equ¡v.), el á c¡d o 52 A (2 ,0 g, 8 ,1 m m oles), H A T U (4 ,7 g, 12 m m oles, 1 ,5 equ¡v.) y D IE A (9 ml) en D M F ( 150 ml). A cont¡n uac¡ón de la pur¡f¡cac¡ón en una co lu m n a de s íl¡ce ( E t O A c /E P = 1 / 10 ) , el co m p u e sto 52 B (0,8 g, 24 % ) se obtuvo en form a de un sól¡do de co lo r blanco.

E l com p uesto 52 C s e preparó por h¡drogenac¡ón del co m p uesto 52 B (300 m g), s¡gu¡endo el protocolo ut¡l¡zado para la p rep arac¡ó n del co m p u esto 3F, con un rend¡m ¡ento del 83 % .
Ejemplo 52D: terc-but¡l ( ( 3 R ,4 S ,7 S ,10 S ,13 S ) -4 -( ( S ) -s e c -b u t ¡ l) -7 ,10 -d ¡¡s o p r o p ¡l-3 -( 2 -( ( S ) -2 -( ( 1 R ,2 R ) -1 -m e t o x ¡-2 -m e t ¡l-3 -o x o -3 -(((S )-2 -fe n ¡l-1 -(t ¡a z o l-2 -¡l)e t ¡l)a m ¡n o )p ro p ¡l)p ¡rro l¡d ¡n -1-¡l) -2 -o x o e t¡l) -5 ,11 ,15 -tr ¡m e t¡l-6 ,9 ,12 -tr ¡o x o -2 oxa-5,8,11-triaza hexadecan-13-il)(metil)carbamato

El compuesto 52D se preparó mediante el acoplamiento del compuesto 52C con la amina 1Y, siguiendo el protocolo utilizado para la preparación del compuesto 1ZG. El producto deseado se obtuvo en forma de aceite de color amarillo con un rendimiento del 94%.
Ejemplo 52: El compuesto 52 se preparó mediante la desprotección del compuesto 52D, siguiendo el protocolo utilizado para la preparación del compuesto 1. El residuo se purificó por HPLC preparativa (Pre-HPLC-010, columna SunFire Prep C18 OBD 5, |jm, 19 x 100 mm, se eluyeron las fases con pH regulado con TFA al 0,05%, de 20% a 45% de ACN en agua durante 10 minutos y a continuación de 45% a 100% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 52 se obtuvo con un rendimiento del 13% (14 mg) en forma de un sólido de color blanco.
LC/MS/UV (columna Eclipse Plus C8, 3,5 jm , 4,6 x 150 mm; 40°C; 1,0 ml/min, de 5% a 95% de ACN en agua (TFA al 0,05%) durante 18 minutos); ESI (C48H79N7O7S, masa exacta 897,58) m/z: 898,5 (MH+), 449,9 (M,2H+/2); 16,46 min (88%, 210 nm).
1H NMR (300 MHz, CD3OD, ppm): 5 (Presencia de rotámeros) 8,1-8,6 (m, 0,9H, NHCO intercambio incompleto); 7,81-7,78 (m, 1H), 7,56-7,52 (m, 1H), 7,32-7,27 (m, 5H), 5,70 (m, 1H), 4,80-0,86 (m, 68H).
Ejemplo 53 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3S,6S,9S,12S,13R)-12-((S)-sec-butil)-3-isobutil-6,9-diisopropil-13-metoxi-5,lldimetil-4,7,10-trioxo-2,5,8,11-tetraazapentadecan-15-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 53A: metil (S)-2-((2R,3R)-3-((S)-1-((6S,9S, 12S,15S,16R)-15-((S)-sec-butil)-6-isobutil-9,12-diisopropil-16-metoxi-2,2,5,8,14-pentametil-4,7,10,13-tetraoxo-3-oxa-5,8,11,14-tetraazaoctadecan-18-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato.

El compuesto 53A se preparó mediante el acoplamiento del compuesto 52C con la amina 3D, siguiendo el protocolo
utilizado para la preparación del compuesto 3. El producto deseado se obtuvo en una mezcla con un diastereoisómero en forma de aceite de color amarillo. Se utilizó como tal en la siguiente etapa.
Ejemplo 53: El compuesto 53 se preparó mediante la desprotección del compuesto 53A, siguiendo el protocolo utilizado para la preparación del compuesto 1. El residuo se purificó por HPLC preparativa (Pre-HPLC-010, columna SunFire Prep C18 OBD, 5 pm, 19 x 100 mm, se eluyeron las fases con pH regulado con TFA al 0,05%, de 20% a 45% de ACN en agua durante 10 minutos y a continuación de 45% a 100% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 53 se obtuvo con un rendimiento del 12% (13 mg) en forma de un sólido de color blanco.
LC/MS/UV (Ascentis Express C18, 2,7 pm, 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de ACN en agua (TFA al 0,05%) durante 8 minutos); ESI (C47H80N6O9, masa exacta 872,60) m/z: 873,6 (MH+), 437,4 (M,2H+/2); 6,97 min (91%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,1-8,6 (m, 0,7H, NHCO intercambio incompleto); 7,70-7,10 (m, 5H), 4,80-0,8 (m, 72H).
Ejemplo 54 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1 -((3S,6S,9S,12S,13R)-12-((S)-sec-butil)-3-isobutil-6,9-diisopropil-13-metoxi-5,lldimetil-4,7,10-trioxo-2,5,8,11-tetraazapentadecan-15-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 54: El compuesto 54 se preparó mediante saponificación del compuesto 53, siguiendo el protocolo utilizado para la preparación del compuesto 4. El residuo se purificó por HPLC preparativa (Pre-HPLC-010, columna SunFire Prep C18 OBD, 5 pm, 19 x 100 mm, se eluyeron las fases con pH regulado con TFA al 0,05%, de 20% a 45% de ACN en agua durante 10 minutos y a continuación de 45% a 100% de ACN durante 2 minutos; detector UV Waters 2489 a 254 nm y 220 nm). El compuesto 54 se obtuvo con un rendimiento del 23% (22 mg) en forma de un sólido de color blanco.
LC/MS/UV (Zorbax SB-Aq, 1,8 pm, 4,6 x 100 mm; 2% de MeOH en agua (TFA al 0,05%) durante 1 minuto y a continuación de 2% a 95% de MeOH por 13 minutos); ESI (C46H78N6O9, masa exacta 859,15) m/z: 860 (m H+), 430,4 (M,2H+/2); 12,19 min (86%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,70-7,10 (m, 5H), 4,80-0,8 (m, 69H).
Ejemplo 55 - compuesto de referencia
(2S,3S)-A/-((S)-1-(((S)-1-(((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-1-il)-5-metil-1-oxo heptan-4-il)(metil)amino)-3-metil-1-oxobutan-2-il)amino)-3-metil-1-oxobutan-2-il)-W,3-dimetil-2-(metilamino) pentanamida, ácido trifluoroacético

Ejemplo 55: El compuesto 55 se preparó siguiendo la misma secuencia de etapas que para la preparación del compuesto 52, sustituyendo Boc-Leu-OH por Boc-Ile-OH.
LC/MS/UV (columna Eclipse Plus C8, 3,5 |jm, 4,6 x 150 mm; 40°C; 1,0 ml/min, de 5% a 95% de MeOH en agua (TFAal 0,05%) durante 18 minutos); ESI (C48H79N7O7S, masa exacta 898,25) m/z: 899,5 (MH+), 449,9 (M,2H+/2); 16,34 min (92%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,9-8,5 (0,65H, NHCO intercambio incompleto), 7,76 (m, 1H), 7,6-7,4 (m, 1H), 7,3-7,1 (m, 5H), 5,7-5,5 (m, 1H), 4,8-0,8 (m, 68H).
Ejemplo 56 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3S,6S,9S,12S,13R)-3,12-di((S)-sec-butil)-6,9-diisopropil-13-metoxi-5,ll-dimetil-4,7,10-trioxo-2,5,8,11-tetraazapentadecan-15-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 56: El compuesto 56 se preparó siguiendo las mismas secuencias de etapas que para la preparación del compuesto 53, sustituyendo Boc-Leu-OH por Boc-Ile-OH.
LC/MS/UV (columna Eclipse Plus C8, 3,5 jm , 4,6 x 150 mm; 40°C; 1,0 ml/min, de 5% a 95% de MeOH en agua (TFAal 0,05%) durante 18 minutos); ESI (C47H80N6O9, masa exacta 872,6) m/z: 873,6 (MH+), 437,4 (M,2H+/2); 16,18 min (90%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,6-7,4 (1,5H, NHCO intercambio incompleto), 7,4 7,2 (m, 5H), 4,8-0,8 (m, 72H).
Ejemplo 57 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3S,6S,9S,12S,13R)-3,12-di((S)-sec-butil)-6,9-diisopropil-13-metoxi-5,ll-dimetil-4,7,10-trioxo-2,5,8,1l-tetraazapentadecan-15-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 57: El compuesto 57 se preparó siguiendo la misma secuencia de etapas que para la preparación del compuesto 54, sustituyendo Boc-Leu-OH por Boc-Ile-OH.
LC/MS/UV (Zorbax SB-Aq, 1,8 |jm, 4,6 x 100 mm; MeOH al 2% (TFA al 0,05%) durante 2 minutos, a continuación, de 2% a 95% durante 12 minutos); ESI ^ H /aNaOg, masa exacta 858,58) m/z: 859,6 (MH+), 430,4 (M,2H+/2); 12,81 min (91%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,6-7,4 (0,8H, NHCO intercambio incompleto), 7,4 7,2 (m, 5H), 4,8-0,8 (m, 69H).
Ejemplo 58 - compuesto de referencia
(S)-2-((S)-2-((S)-W,3-dimetil-2-(metilamino)butanamido)-3-metilbutanamido)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((1R,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il)etil)amino)propil)pirrolidin-l-il)-5-metil-1-oxoheptan-4-il)-W,3-dimetilbutanamida, ácido trifluoroacético

Ejemplo 58: El compuesto 58 se preparó siguiendo la misma secuencia de etapas que para la preparación del compuesto 52, sustituyendo Boc-Leu-OH por Boc-Val-OH.
LC/MS/UV (columna Ascentis Express C18, 2,7 jm , 4,6 x 100 mm; 40°C; 1,5 ml/min, de 10% a 95% de MeOH en agua (TFA al 0,05%) durante 8 minutos); ESI (C47H77N7O7S, masa exacta 883,56) m/z: 884,6 (MH+), 442,9 (M,2H+/2); 6,84 min (95%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,9-8,2 (1H, NHCO intercambio incompleto), 7,80 (m, 1H), 7,6-7,4 (m, 1H), 7,4-7,2 (m, 5H), 5,7-5,6 (m, 1H), 4,8-0,8 (m, 66H).
Ejemplo 59 - compuesto de referencia
metil (S)-2-((2R,3R)-3-((S)-1-((3S,6S,9S,12S,13R)-12-((S)-sec-butil)-3,6,9-triisopropil-13-metoxi-5,ll-dimetil-4,7,10-trioxo-2,5,8,11-tetraazapentadecan-15-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoato, ácido trifluoroacético

Ejemplo 59 El compuesto 59 se preparó siguiendo la misma secuencia de etapas que para la preparación del compuesto 53, sustituyendo Boc-Leu-OH por Boc-Val-OH.
LC/MS/UV (Zorbax SB-Aq, 1,8 |jm, 4,6 x 100 mm; MeOH al 30% (TFA al 0,05%) durante 1 minuto, a continuación de 30% a 95% durante 13 minutos); ESI ^ H /aNaOg, masa exacta 858,58) m/z: 859,6 (MH+), 430,4 (M,2H+/2); 12,18 min (91%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 8,5-8,0 (0,6H, NHCO intercambio incompleto), 7,3 7,1 (m, 5H), 4,8-0,8 (m, 70H).
Ejemplo 60 - compuesto de referencia
Ácido (S)-2-((2R,3R)-3-((S)-1-((3S,6S,9S,12S,13R)-12-((S)-sec-butil)-3,6,9-triisopropil-13-metoxi-5,ll-dimetil-4,7, 10-trioxo-2,5,8,11-tetraazapentadecan-15-oil)pirrolidin-2-il)-3-metoxi-2-metilpropanamido)-3-fenilpropanoico, ácido trifluoroacético

Ejemplo 60: El compuesto 60 se preparó siguiendo la misma secuencia de etapas que para la preparación del compuesto 54, sustituyendo Boc-Leu-OH por Boc-Val-OH.
LC/MS/UV (Zorbax SB-Aq, 1,8 jm , 4,6 x 100 mm; MeOH al 30% (TFA al 0,05%) durante 1 minuto, a continuación de 30% a 95% por 13 minutos); ESI (C45H76N6O9, masa exacta 844,57) m/z: 845,6 (MH+), 423,4 (M,2H+/2); 11,64 min (86%, 210 nm).
1H NMR: (300 MHz, CD3OD, ppm): 8 (Presencia de rotámeros) 7,7-7,4 (0,6H, NHCO intercambio incompleto), 7,3 7,2 (m, 5H), 4,8-0,8 (m, 67H).
Ejemplo 61 - compuesto de referencia
(S)-2-((S)-2-((4-aminofenetil)(metil)amino)-3-metilbutanamido)-W-((3R,4S,5S)-3-metoxi-1-((S)-2-((lR,2R)-1-metoxi-2-metil-3-oxo-3-(((S)-2-fenil-1-(tiazol-2-il) etil)amino)propil)pirrolidin-1 -il)-5-metil-1 -oxoheptan-4- l)-A/,3-dimetilbutanamida

Ejemplo 61A: diclorhidrato de A /-(4 -a m in o fe n e til)-W -m e til-L -va lin a

E l co m p u esto 11 D (962 mg, 2 ,75 m m o le s) s e d iso lv ió en 10 ml de un a so lu ció n co m e rcia lm e n te d isp o n ib le de H C l en p ro p a n -2 -o l (5 - 6 M), y se agitó a tem peratura am b ien te d urante 2 horas. E l a n á lis is por T L C indicó el co n su m o com p leto del m ateria l de partida. E l d iso lven te se evap o ró a p resión red u cid a, y el só lido a m arillo resultante se trituró con Et2O (2 x 10 ml). E l producto s e s e c ó bajo v a c ío p a ra prop orcio n ar el co m p u e sto 61 A co m o un sólido a m arillo ( 322 mg, 47 % ) .
Ejemplo 61: E l á cid o ca rb o x ílico 61 A (73 mg, 0 ,23 m m oles, 1 eq) y a m in a 1 Y ( 150 mg, 0 ,23 m m oles, 1 eq) se d iso lv iero n en D M F se c o (2 ml). S e a ñ ad ie ro n D IE A ( 158 pl, 0 ,90 m m oles, 4 eq.) y D E C P (51 pl, 0 ,34 m m oles, 1 ,5 eq.) y la re a cció n se agitó d urante 4 h o ra s a tem p eratu ra am b ien te. E l a n á lis is por L C -M S m ostró el co n su m o com pleto del m ateria l de partida. E l d iso lven te s e evap o ró a presión red ucid a, y el resid u o se purificó por cro m ato g rafía ultrarráp id a so b re gel de s ílic e (D C M /M e O H ) para prop orcio n ar el co m p u esto 61 co m o un só lido de co lo r a m arillo c laro (83 mg, 40 % ) .
1H N M R : (500 M H z, D M S O -d e, ppm ): 6 (P re s e n c ia de rotám eros), 8,86 (d, 0 ,5 H , N H C O ); 8 ,65 (d, 0 ,5 H , N H C O ), 8 ,11 -8 ,05 (m, 1H , N H C O ), 7 ,80 (d, 0 ,5 H , tiazol), 7 ,78 (d, 0 ,5 H , tiazo l), 7 ,65 (d, 0 ,5 H , tiazol), 7 ,63 (d, 0 ,5 H , tiazol), 7 , 32 - 7 ,12 (m, 5H ), 6 ,83 (d, J = 8 ,3 Hz, 2 H ), 6 ,45 (d, J = 8 ,3 Hz, 2 H ), 5 ,56 -5 ,49 (m, 0 ,5 H ), 5 ,42 -5 ,35 (m, 0 ,5 H ), 4 ,78 (s, 2 H , N H 2), 4 ,74 -4 ,46 (m, 2H ), 4 ,01 -0 ,66 (m, 57H ).
H P L C (X B rid g e S h ie ld C 18 , 3 ,5 pm, 4 ,6 x 50 mm; 3 ,5 m l/m in, 40 °C , de 0 a 95 % de M e C N en a g u a ( T F A al 0 , 1 % ) d urante 2 ,25 m inutos y a co n tin u ació n 95 % de M e C N por 0 ,5 m inutos, T r = 1 ,31 min ( 96 ,5 % , 220 nm).
m /z ( Q -T O F E S I+) 890 ,5558 ( 2 % , M H+, C 49H 76N 7O 6S req uiere 890 ,5572 ), 445 ,7834 ( 100 % , (M H2P , C 49H 77N7O 6S req uiere 445 ,7823 ).
Ejemplo 62 - compuesto de referencia
Metil ((2 R ,3 R )-3 -((S )-1 -((3 R ,4 S ,5 S ) -4 -((S ) -2 -((S ) -2 -((4 -a m in o fe n e t il)(m e t il)a m in o )-3 -m e tilb u ta n a m id o )-A /,3 -d im e tilb u ta n a m id o )-3 -m e to x i-5 -m e tilh e p ta n o il)p irro N d in -2 -il)-3 -m e to x i-2 -m e tilp ro p a n o il)-L -fe n ila la n in a to

Ejemplo 62: E l co m p u esto 62 s e preparó de la m ism a m a n e ra que para el co m p u esto 61 , utilizando á cid o carb o x ílico 61 A (69 mg, 0 ,21 m m oles, 1 eq), a m in a 3 D ( 135 mg, 0 ,21 m m o les, 1 eq), D IE A (75 pl, 0 ,43 m m oles, 2
eq.) y D E C P (49 pl, 0 ,32 mimóles, 1,5 eq.). E l producto bruto s e purificó por cro m ato g rafía ultrarrápida so b re gel de s ílic e (D C M /M e O H ) para prop orcio n ar el co m p u esto 62 com o un só lido de co lo r am arillento (82 mg, 45 % ) .
1 H N M R : (500 M H z, D M S O -d e, ppm ): 6 (P re s e n c ia de rotám eros), 8 ,50 (d, J = 8,3, 0 ,5H , N H C O ); 8 ,27 (d, J = 8,0, 0 ,5 H , N H C O ), 8 ,15 -8 ,04 (m, 1H , N H C O ), 7 , 27 - 7 ,13 (m, 5H ), 6 ,86 -6 ,79 (m, 2H ), 6 ,48 -6 ,42 (m, 2H ), 4 ,78 (s, 2 H , N H 2 ), 4 ,74 -4 ,44 (m, 3H ), 4 ,01 -3 ,72 (m, 1,5 H ), 3 ,66 (s, 1,5 H , C O 2 Me), 3 ,63 (s, 1,5 H , C O 2 Me), 3 ,57 -0 ,65 (m, 55 ,5 H ). H P L C (X B rid g e S h ie ld C 18 , 3 ,5 pm, 4 ,6 x 50 mm; 3 ,5 m l/m in, 40 °C , de 0 a 95 % de M e C N en a g u a ( T F A al 0 , 1 % ) d urante 2 ,25 m inutos y a co n tin u ació n M e C N al 95 % durante 0 ,5 m inutos, T r = 1,29 m in ( 95 ,3 % , 220 nm). m /z ( Q -T O F E S I+ ) 865 ,5800 ( 2 % , MH+, C 48H 77 N 6O 8 req uiere 865 ,5797 ), 433 ,2937 ( 100 % , (M H 2 )2+, C48H78N6O8requires 433 ,2935 ).
Ejemplo 63 - compuesto de referencia
( (2 R ,3 R )-3 -((S )-1 -((3 R ,4 S ,5 S ) -4 -((S ) -2 -((S ) -2 -((4 -a m in o fe n e t il)(m e t il)a m in o )-3 -m e tilb u ta n a m id o )-W ,3 -d im e tilb u ta n a m id o )-3 -m e to x i-5 -m e tilh e p ta n o il)p irro lid in -2 -il) -3 -m e to x i-2 -m e tilp ro p a n o il) -L -fe n ila la n in a -2 ,2 ,2 -trifluoroacetato

Ejemplo 63: E l co m p u esto 62 (23 mg, 0 ,03 m m oles) se d iso lvió en una m e zc la de a g u a (1 ml) y acetonitrilo (1 ml). S e a ñ ad ió p ip erid in a (0 ,75 ml) y la m e zc la se agitó a tem p era tu ra a m b ien te d urante 5 horas. E l a n á lis is por T L C indicó el co n su m o com pleto del m ateria l de partida. E l d iso lven te s e evap o ró a presió n re d u cid a , y el re sid u o se purificó por H P L C p rep arativa (co lu m n a S u n F ire P re p C 18 O B D , 5 pm, 19 x 150 m m; fa se m óvil: a g u a /M e C N con pH regulad o con T F A al 0 , 1 % ; gradiente de 20 % a 40 % de M e C N por 10 m inutos, a co ntinuación, del 40 % al 100 % de M e C N durante 2 m inutos; D etecto r U V W a te rs 2545 a 254 nm y 220 nm). E l co m p u esto 63 s e obtuvo com o un só lido b lan co ( 14 mg, 66 % ) .
1H N M R : (500 M H z, D M S O -d e, ppm ): 6 (P re s e n c ia de rotám eros), 12 ,7 (s(br), 1 H , C O 2H), 9 ,58 (m (br), 1H ) ; 9 ,04 8 ,89 (m, 1H ), 8 ,41 (d, 0,6H , N H C O ), 8 ,15 (d, 0 ,4H , N H C O ), 7 , 27 - 7 ,13 (m, 5H ), 7 ,13 -6 ,99 (m(br), 2H ), 6 ,90 -6 ,64 (s(br), 2H ), 4 ,77 -3 ,40 (m, 10 H ), 3 ,34 -2 ,75 (m, 20 H ), 2 ,34 -1,94 (m, 4H ), 1,90 -0 ,7 (m, 25 H ). H P L C (X B rid g e S h ie ld C 18 , 3 ,5 pm, 4 ,6 x 50 mm; 3 ,5 m l/m in, 40 °C , de 0 a 95 % de M e C N en a g u a ( T F A de 0 , 1 % ) durante 2 ,25 m inutos y a co n tin u ació n 95 % de M e C N d urante 0 ,5 m inutos, T r = 1,24 m in ( 100 % , 220 nm).
m /z ( Q -T O F E S I+) 851,5641 (6 % , M H+, C 47H 75N 6O 8 req uiere 851,5641 ) , 426 ,2854 ( 100 % , (M H 2)2+, req uiere 4 26 ,2857 ).
Ejemplo 64 - compuesto de referencia
(S ) -2 -( (S ) -2 -( ( 4 -a m in o fe n e t il)( m e t il) a m in o ) -3 -m e t ilb u t a n a m id o ) -N -( ( 3 R ,4 S ,5 S ) -1 -( ( S ) -2 -( ( 1 R ,2 R ) -3 -( ( ( 1S ,2 R ) -1 -h id ro x i-1 -fe n ilp ro p a n -2 -il)a m in o )-l-m e to x i-2 -m e til-3 -o x o p ro p il)p irro lid in -1 -il) -3 -m e to x i-5 -m e til-1 -o x o h e p ta n -4 -il) -W ,3 -d im etilb u tan am id a

El compuesto 64 se preparó de la misma manera que para el compuesto 61, utilizando ácido carboxílico 61A (93 mg, 0,29 mmoles, 1 eq.), amina 2D (174 mg, 0,29 mmoles, 1 eq.), DIEA (100 jl, 0,58 mmoles, 2 eq.) y DECP (66 |jl, 0,43 mmoles, 1,5 eq.). El producto bruto se purificó por cromatografía ultrarrápida sobre gel de sílice (DCM/MeOH) para proporcionar el compuesto 64 como un sólido de color blanquecino (51 mg, 21%).
1H NMR: (500 MHz, DMSO-de, ppm): 6 (Presencia de rotámeros), 9,61 (m(br), 1H); 9,05-8,89 (m, 1H), 7,93 (d, 0,6H, NHCO), 7,64 (d, 0,4H, NHCO), 7,36-6,98 (m, 7H), 6,92-6,70 (m(br), 2H), 5,45 (s(br), 1H), 4,80-4,41 (m, 3H), 4,06-3,44 (m, 4H), 3,37-2,79 (m, 18H), 2,45-2,21 (m, 3H), 2,17-0,70 (m, 35H).
HPLC (XBridge Shield C18, 3,5 jm , 4,6 x 50 mm; 3,5 ml/min, 40°C, de 0 a 95% de MeCN en agua (TFA al 0,1%) durante 2,25 minutos y a continuación 95% de MeCN durante 0,5 minutos, Tr = 1,20 min (100%, 220 nm).
m/z (Q-TOF ESI+) 837,5826 (33%, MH+, C47H77N6O7 requiere 837,5848), 419,2956 (100%, (MH2P , C47H76N6O8 requiere 419,2961).
II - La actividad biológica de los compuestos de la invención
Los derivados de la presente invención son agentes citotóxicos potentes. Sus actividades antiproliferativas se determinaron en estirpes tumorales según los siguientes procedimientos y técnicas.
Método:
Cultivo de células. Las células A549 (células no pequeñas de cáncer de pulmón - ATCC CCL-185) y MDA-MB-231 (adenocarcinoma de mama - ATCC HTB-26) se cultivaron en medio esencial mínimo de Eagle (MEM) con 5% de suero de ternera fetal (FCS) y medio Eagle modificado por Dulbecco (DMEM) con 10% de FCS, respectivamente. Las células MCF7 (carcinoma ductal de mama - At Cc HTB-22) y SN-12C (carcinoma de riñón - ATCC) se mantuvieron en medio RPMI1640 (sin rojo fenol para las células MCF7) que contenía 10% de FCS. Todos los medios fueron suplementados con fungizona (1,25 jg/mL) y penicilina-estreptomicina (100 U/100 |jg/mL). Las células se cultivaron bajo condiciones estándares en una incubadora a 37°C, 5% de CO2 y 95% de humedad atmosférica.
Actividad antiproliferativa en 4 estirpes celulares tumorales. Los compuestos según la invención se investigaron para su actividad antiproliferativa usando un ensayo de proliferación ATPlite (Perkin Elmer, Villebon sur Yvette, Francia) en un amplio panel de 4 estirpes celulares. Las células se sembraron en placas de 96 pocillos (103 células/pocillo para A549, 2,103 para m Cf 7, MDA-MB-231 y SN12C) al día 0 a una concentración para asegurar que las células permanecieran en fase de crecimiento celular logarítmico a lo largo del período de tratamiento de fármacos de 72 h. A continuación de un período de incubación de 24 horas, todas las células se trataron con diluciones seriadas de los compuestos ensayados (11 j l de una solución 10X en DMSO al 1% - 6 pocillos/condición). Para evitar la adherencia de los compuestos sobre las puntas, las puntas se cambiaron entre dos diluciones consecutivas. Las células se colocaron entonces en una incubadora a 37°C y 5% de CO2. Al día 4, la viabilidad celular se evaluó mediante la dosificación de la ATP liberada por las células viables. Se analizó el número de células viables en comparación con el número de células tratadas con el disolvente. Se determinaron los valores de EC50 con el análisis de ajuste de curva (modelo de regresión no lineal con una respuesta de dosis sigmoidal, coeficiente de pendiente variable de Hill), realizado con el algoritmo proporcionado por el software GraphPad (GraphPad Software Inc., CA, EUA).
Resultados:
Diversos compuestos:
Los diversos compuestos según la invención se ensayaron para determinar su actividad antiproliferativa sobre la estirpe celular MDA-MB-231 siguiendo el procedimiento anteriormente descrito. Las actividades medidas
p rop orcionaron v a lo re s de E C 50 < 0 ,1 pM.
L o s p ocos e je m p lo s s ig u ie n te s, s e le c c io n a d o s de entre los co m p u e sto s se g ú n la in ven ción , ilustran su s p ro p ie d a d e s a n tip ro liferativas co m p letam en te e x ce p cio n a le s:
E je m p lo 3*: C E 50 = 4 ,10 x l0 -10 M; E je m p lo 12*: C E 50 = 5 ,80 x l0 -10 M; E je m p lo 13*: C E 50 = 7 ,95 x l0 -8 M; E je m p lo 15*: C E 50 = 1,70 x l0 -10 M; E je m p lo 27*: C E 50 = 1,20 x l0 -10 M.
*Compuestos de referencia
D iv e rs a s e stirp e s ce lu la re s:
E l co m p u esto 15 se e n s a y ó en d iferentes estirp e s c e lu la re s (A 549 , M D A -M B -231, M C F -7 , S N 12 C ) s ig u ie n d o el p roced im iento anteriorm ente d escrito. L a s a c tiv id a d e s m e d id a s prop orcionaron v a lo re s de E C 50 < 0 ,1 pM.

* C o m p u e sto de referen cia
Ejemplos comparativos:
L a sustitu ció n en el anillo fenilo (am ino /h id ro xilo v. carbo xilo ) s e estud ió en los e je m p lo s co m p ara tivo s a co n tin u ació n que m u estran la m ejora de la a ctiv id ad antiproliferativa de los fá rm a c o s se g ú n la inven ción que co m p re n d e un sustitu yen te a m in o o hidroxilo.

* C o m p u e sto s de referen cia
Claims (13)
1. Compuesto de la fórmula (I) siguiente:

en la que:
- R1 es H u OH,
- R2 es un grupo alquilo (CrCa), COOH, COO-(alquilo (CrCa)) o tiazolilo,
- R3 es H o un grupo alquilo (Ci-Ca), y
- R4 es:
■ una cadena de hidrocarburo lineal o ramificada, saturada o insaturada, que presenta 1 a 8 átomos de carbono tal como un grupo alquilo (CrCs), estando dicha cadena sustituida por uno o más grupos seleccionados de entre OH y NRsRa con R5 y Ra cada uno independientemente del otro representando H o un grupo alquilo (CrCa), o
■ un grupo -(CH2CH2X 1)(CH2CH2X2)a2(CH2CH2X3)a3(CH2CH2X4)a4(CH2CH2X5)a5R7 con X1 , X2 , X3 , X4 y X5 cada uno independientemente del otro representando O o NRs, a2, a3, a4 y a5 cada uno independientemente del otro representando 0 o 1, R7 representando H y Rs representando H o un grupo alquilo (C1 -Ca),
o sal, hidrato o solvato farmacéuticamente aceptables del mismo.
2. Compuesto según la reivindicación 1, caracterizado por que:
- R1 = OH y R2 representa un grupo alquilo (Cr Ca), o
- R1 = H y R2 representa un grupo COOh , COO-alquilo (C- r Ca) o tiazol.
3. Compuesto según la reivindicación 1 o 2, caracterizado por que R1 representa H y R2 representa COOH o COOMe.
4. Compuesto según cualquiera de las reivindicaciones 1 a 3, caracterizado por que R3 representa H o un grupo metilo.
5. Compuesto según cualquiera de las reivindicaciones 1 a 4, caracterizado por que R4 representa uno de los grupos siguientes:
- alquilo (C1-Ca) sustituido por un grupo seleccionado de entre OH y NR5Ra, o
- -(CH2CH2X-)(CH2CH2X2)a2(CH2CH2X3)a3R7.
a. Compuesto según la reivindicación 1, seleccionado de entre:
7a


y la s s a le s farm a cé u tica m e n te a ce p ta b le s de los m ism o s ta le s com o la s s a le s fo rm ad as con ácid o trifluoroacético.
7. C o m p u e sto se g ú n cu a lq u ie ra de la s re iv in d ic a c io n e s 1 a 6 para su utilización com o un a e sp e c ia lid a d farm a cé u tica .
8 . C o m p u e sto se g ú n c u a lq u ie ra de la s re iv in d ic a c io n e s 1 a 6 para su utilizació n com o e sp e c ia lid a d fa rm a cé u tica d e stin a d a al tratam iento del c á n c e r o de los trasto rn o s proliferativos b en igno s.
9. C o m p o s ic ió n fa rm a cé u tica que co m p ren d e un co m p u esto de fórm ula (I) se g ú n cu a lq u ie ra de las re iv in d ic a c io n e s 1 a 6 y por lo m e n o s un e x cip ien te farm a cé u tica m e n te a cep tab le .
10. C o m p o s ic ió n fa rm a cé u tica se g ú n la re iv in d icac ió n 9, qu e co m p re n d e a d e m á s otro principio activo, s e le c c io n a d o v e n ta jo sa m e n te de entre los a g e n te s a n tic a n c e ro so s, co m p ren d ien d o en particu lar a g e n te s a n tic a n c e ro so s citotóxicos ta le s com o n a ve lb in a , v influn in a, taxol, taxoter, 5 -flu o ro u racilo , m etotrexato, d oxorrub icina, cam p to te cin a, g e m cita b in a , etopósid o, c isp la tin o o ca rm u stin a ; y a g e n te s a n tic a n c e ro so s h o rm o n a le s ta le s com o el tam oxifeno o la m edroxip ro gesteron a.
11. P ro ce d im ie n to para p re p a ra r un co m p u e sto de fórm ula (I) se g ú n c u a lq u ie ra de la s re iv in d ic a c io n e s 1 a 6 , que co m p re n d e un a re a cció n de co n d e n sa c ió n entre un co m p u esto de la fórm ula (V I) s igu ien te:

en la qu e R 1 y R 2 so n com o s e d efine en la re iv in d icac ió n 1, y un co m p u esto de la fórm ula (V II) sigu ien te:

en la qu e R 3 e s com o s e d efine en la re iv in d ica c ió n 1 , R 4a re p re se n ta un grupo R 4 com o s e d efine en la re iv in d icac ió n 1, o p cio n alm e n te en form a protegida, y X e s O H o C l.
12. P ro ce d im ie n to para p re p a ra r un co m p u e sto de fórm ula (I) se g ú n c u a lq u ie ra de la s re iv in d ic a c io n e s 1 a 6 , que co m p re n d e un a re a cció n de sustitu ció n entre un co m p u esto de la fórm ula (V III) sigu ien te:

en la qu e R 1, R 2 , y R 3 so n com o s e d efine en la re iv in d icac ió n 1 , y
un co m p u esto de la fórm ula (X ) s igu ien te:
en la que R4a representa un grupo R4 como se define en la reivindicación 1 , opcionalmente en forma protegida, e Y es un grupo saliente tal como Cl, Br, I, OSO2CH3, OSO2CF3 u O-Tosilo.
13. Procedimiento para preparar un compuesto de fórmula (I) según cualquiera de las reivindicaciones 1 a 6, en el que R4 representa un grupo -CH2 R4b con R4b representando:
■ OH, NR5R6, un grupo hidrocarburo lineal o ramificado, saturado o insaturado, que comprende 1 a 7 átomos de carbono sustituido por uno o más grupos seleccionados de entre OH y NR5R6, o
■ -CH2X-i(CH2CH2X2 )a2(CH2CH2X3 )a3(CH2CH2X4)a4(CH2CH2X5)a5R7 , que comprende una reacción de aminación reductiva entre un compuesto de la fórmula (VIII) siguiente:

en la que R1, R2 y R3 son como se define en la reivindicación 1, y un compuesto de la fórmula (XI) siguiente:

en la que R4b es como se define anteriormente.
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR1353793A FR3005051A1 (fr) | 2013-04-25 | 2013-04-25 | Derives de la dolastatine 10 et d'auristatines |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2908224T3 true ES2908224T3 (es) | 2022-04-28 |
Family
ID=48782433
Family Applications (3)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14720946.4T Active ES2654364T3 (es) | 2013-04-25 | 2014-04-25 | Derivados de dolastatina 10 y auristatinas |
| ES14719328.8T Active ES2693368T3 (es) | 2013-04-25 | 2014-04-25 | Derivados de dolastatina 10 y auristatinas |
| ES18172389T Active ES2908224T3 (es) | 2013-04-25 | 2014-04-25 | Derivados de dolastatina 10 y auristatinas |
Family Applications Before (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14720946.4T Active ES2654364T3 (es) | 2013-04-25 | 2014-04-25 | Derivados de dolastatina 10 y auristatinas |
| ES14719328.8T Active ES2693368T3 (es) | 2013-04-25 | 2014-04-25 | Derivados de dolastatina 10 y auristatinas |
Country Status (32)
| Country | Link |
|---|---|
| US (7) | US20160068566A1 (es) |
| EP (4) | EP2989086B1 (es) |
| JP (3) | JP6017728B2 (es) |
| KR (4) | KR102368136B1 (es) |
| CN (3) | CN105143199A (es) |
| AU (3) | AU2014259431B2 (es) |
| BR (3) | BR112015026565A2 (es) |
| CA (4) | CA2910176C (es) |
| CY (2) | CY1119677T1 (es) |
| DK (3) | DK2989086T3 (es) |
| ES (3) | ES2654364T3 (es) |
| FR (1) | FR3005051A1 (es) |
| HK (1) | HK1215580A1 (es) |
| HR (2) | HRP20181890T1 (es) |
| HU (3) | HUE035180T2 (es) |
| IL (1) | IL242184A (es) |
| LT (2) | LT2989086T (es) |
| MA (1) | MA38583B1 (es) |
| MX (3) | MX2015014831A (es) |
| MY (1) | MY177702A (es) |
| NO (1) | NO2989088T3 (es) |
| NZ (1) | NZ714203A (es) |
| PL (3) | PL2989088T3 (es) |
| PT (2) | PT2989086T (es) |
| RS (2) | RS56717B1 (es) |
| RU (3) | RU2015147447A (es) |
| SA (1) | SA515370043B1 (es) |
| SI (2) | SI2989088T1 (es) |
| TN (2) | TN2015000445A1 (es) |
| UA (1) | UA115806C2 (es) |
| WO (3) | WO2014174062A1 (es) |
| ZA (1) | ZA201508545B (es) |
Families Citing this family (18)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR3005051A1 (fr) * | 2013-04-25 | 2014-10-31 | Pf Medicament | Derives de la dolastatine 10 et d'auristatines |
| MX378281B (es) * | 2014-04-25 | 2025-03-10 | Pf Medicament | Conjugado farmaco-anticuerpo y su uso para el tratamiento contra el cancer. |
| MA39909B1 (fr) | 2014-04-25 | 2019-05-31 | Pf Medicament | Conjugué anticorps de l'igf-1r-médicament et son utilisation pour le traitement du cancer |
| US10973920B2 (en) | 2014-06-30 | 2021-04-13 | Glykos Finland Oy | Saccharide derivative of a toxic payload and antibody conjugates thereof |
| US11384104B2 (en) | 2015-06-19 | 2022-07-12 | Centurion Biopharma Corporation | Delivery systems for controlled drug release |
| JP2019510000A (ja) * | 2016-02-26 | 2019-04-11 | ジエンス ヘンルイ メデイシンカンパニー リミテッドJiangsu Hengrui Medicine Co.,Ltd. | 新規トキシン及びその中間体の製造方法 |
| ES2948846T3 (es) * | 2016-03-29 | 2023-09-20 | Toray Industries | Derivado peptídico y uso del mismo |
| CN105968038A (zh) * | 2016-05-09 | 2016-09-28 | 湖北华世通生物医药科技有限公司 | 二肽类化合物的盐酸盐及其制备方法 |
| CN106432318A (zh) * | 2016-08-18 | 2017-02-22 | 重庆大学 | 一种芳炔前体的设计,合成,及在合成多取代芳烃的应用 |
| CN107325033A (zh) * | 2017-06-23 | 2017-11-07 | 华东师范大学 | 一种高立体选择性合成海兔毒素Dap片段的方法 |
| BR112020009836A2 (pt) * | 2017-11-30 | 2020-10-13 | Centurion Biopharma Corporation | pró-drogas de ligação a albumina de derivados de auristatina e |
| CN113453724B (zh) | 2018-09-27 | 2025-02-25 | 皮埃尔法布雷医药公司 | 基于磺酰基马来酰亚胺的连接子和相应的偶联物 |
| CN110724337B (zh) * | 2019-10-16 | 2022-04-05 | 江苏德威新材料股份有限公司 | 一种硅烷交联型阻燃半导电聚烯烃护套材料及其制备方法和应用 |
| CA3230737A1 (en) | 2021-09-03 | 2023-03-09 | Toray Industries, Inc. | Pharmaceutical composition for cancer treatment and/or prevention |
| KR20250143351A (ko) | 2023-04-12 | 2025-10-01 | 레메젠 코, 리미티드 | 모노메틸 아우리스타틴 e 화합물의 제조 및 정제 방법 |
| WO2024230625A1 (zh) * | 2023-05-06 | 2024-11-14 | 荣昌生物制药(烟台)股份有限公司 | 一种奥瑞他汀衍生物中间体的制备方法 |
| CN121241045A (zh) * | 2023-06-02 | 2025-12-30 | 荣昌生物制药(烟台)股份有限公司 | 一种甲基奥瑞他汀e化合物中间体的制备及纯化方法 |
| CN118165066B (zh) * | 2024-02-26 | 2025-03-21 | 复旦大学 | 一种含氟多肽及其制备方法和应用 |
Family Cites Families (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0731106B1 (en) * | 1993-10-01 | 2004-11-17 | Teikoku Hormone Mfg. Co., Ltd. | Dolastatin derivatives |
| US6884869B2 (en) * | 2001-04-30 | 2005-04-26 | Seattle Genetics, Inc. | Pentapeptide compounds and uses related thereto |
| ES2708763T3 (es) * | 2005-07-07 | 2019-04-11 | Seattle Genetics Inc | Compuestos de monometilvalina que tienen modificaciones de la cadena lateral de fenilalanina en el extremo C |
| ES2588194T3 (es) * | 2008-04-11 | 2016-10-31 | Seattle Genetics, Inc. | Detección y tratamiento de cáncer pancreático, de ovario y otros cánceres |
| WO2010111018A1 (en) * | 2009-03-06 | 2010-09-30 | Agensys, Inc. | Antibody drug conjugates (adc) that bind to 24p4c12 proteins |
| CN103200950B (zh) * | 2010-06-10 | 2016-03-16 | 西雅图基因公司 | 新颖的耳他汀衍生物及其用途 |
| US8987209B2 (en) * | 2010-09-29 | 2015-03-24 | Seattle Genetics, Inc. | N-carboxyalkyl-auristatin and the use thereof |
| CA2813411C (en) * | 2010-11-05 | 2016-08-02 | Rinat Neuroscience Corporation | Engineered polypeptide conjugates and methods for making thereof using transglutaminase |
| ES2543888T3 (es) * | 2011-03-16 | 2015-08-25 | Seattle Genetics, Inc. | N-carboxialquil-auristatinas y su utilización |
| SG194567A1 (en) * | 2011-04-21 | 2013-12-30 | Seattle Genetics Inc | Novel binder-drug conjugates (adcs) and their use |
| DK2714685T3 (en) * | 2011-05-27 | 2017-01-09 | Ambrx Inc | FORMATIONS CONTAINING, METHODS INVOLVING, AND USES OF NON-NATURAL AMINO ACID BOUND dolastatin |
| KR20200128601A (ko) * | 2011-05-27 | 2020-11-13 | 암브룩스, 인코포레이티드 | 비-천연 아미노산 연결된 돌라스타틴 유도체를 함유하는 조성물, 이를 수반하는 방법, 및 용도 |
| EP3536700A1 (en) * | 2012-06-07 | 2019-09-11 | Ambrx, Inc. | Prostate-specific membrane antigen antibody drug conjugates |
| CN111499684B (zh) * | 2012-06-19 | 2024-10-22 | Ambrx公司 | 抗cd70抗体药物结合物 |
| US20150314007A1 (en) * | 2012-12-21 | 2015-11-05 | Glykos Finland Oy | Linker-payload molecule conjugates |
| FR3005051A1 (fr) * | 2013-04-25 | 2014-10-31 | Pf Medicament | Derives de la dolastatine 10 et d'auristatines |
| MX378281B (es) * | 2014-04-25 | 2025-03-10 | Pf Medicament | Conjugado farmaco-anticuerpo y su uso para el tratamiento contra el cancer. |
-
2013
- 2013-04-25 FR FR1353793A patent/FR3005051A1/fr not_active Withdrawn
-
2014
- 2014-04-25 EP EP14719328.8A patent/EP2989086B1/en active Active
- 2014-04-25 LT LTEP14719328.8T patent/LT2989086T/lt unknown
- 2014-04-25 ES ES14720946.4T patent/ES2654364T3/es active Active
- 2014-04-25 EP EP18172389.1A patent/EP3388427B1/en not_active Not-in-force
- 2014-04-25 DK DK14719328.8T patent/DK2989086T3/en active
- 2014-04-25 RS RS20171344A patent/RS56717B1/sr unknown
- 2014-04-25 PL PL14720946T patent/PL2989088T3/pl unknown
- 2014-04-25 NZ NZ714203A patent/NZ714203A/en not_active IP Right Cessation
- 2014-04-25 DK DK18172389.1T patent/DK3388427T3/da active
- 2014-04-25 RU RU2015147447A patent/RU2015147447A/ru unknown
- 2014-04-25 HU HUE14720946A patent/HUE035180T2/hu unknown
- 2014-04-25 TN TN2015000445A patent/TN2015000445A1/en unknown
- 2014-04-25 AU AU2014259431A patent/AU2014259431B2/en not_active Ceased
- 2014-04-25 CA CA2910176A patent/CA2910176C/en active Active
- 2014-04-25 RS RS20181410A patent/RS58161B1/sr unknown
- 2014-04-25 CA CA2909126A patent/CA2909126A1/en not_active Abandoned
- 2014-04-25 SI SI201430523T patent/SI2989088T1/en unknown
- 2014-04-25 CA CA3130994A patent/CA3130994A1/en active Pending
- 2014-04-25 WO PCT/EP2014/058425 patent/WO2014174062A1/en not_active Ceased
- 2014-04-25 HU HUE14719328A patent/HUE040431T2/hu unknown
- 2014-04-25 ES ES14719328.8T patent/ES2693368T3/es active Active
- 2014-04-25 HR HRP20181890TT patent/HRP20181890T1/hr unknown
- 2014-04-25 UA UAA201511563A patent/UA115806C2/uk unknown
- 2014-04-25 MX MX2015014831A patent/MX2015014831A/es unknown
- 2014-04-25 MA MA38583A patent/MA38583B1/fr unknown
- 2014-04-25 JP JP2016509483A patent/JP6017728B2/ja active Active
- 2014-04-25 JP JP2016509480A patent/JP6606489B2/ja not_active Expired - Fee Related
- 2014-04-25 US US14/783,003 patent/US20160068566A1/en not_active Abandoned
- 2014-04-25 HK HK16103554.4A patent/HK1215580A1/zh unknown
- 2014-04-25 BR BR112015026565A patent/BR112015026565A2/pt not_active IP Right Cessation
- 2014-04-25 HR HRP20171977TT patent/HRP20171977T1/hr unknown
- 2014-04-25 SI SI201430953T patent/SI2989086T1/sl unknown
- 2014-04-25 KR KR1020157033192A patent/KR102368136B1/ko not_active Expired - Fee Related
- 2014-04-25 PT PT14719328T patent/PT2989086T/pt unknown
- 2014-04-25 HU HUE18172389A patent/HUE058167T2/hu unknown
- 2014-04-25 WO PCT/EP2014/058422 patent/WO2014174060A1/en not_active Ceased
- 2014-04-25 US US14/786,921 patent/US20160083420A1/en not_active Abandoned
- 2014-04-25 PL PL18172389T patent/PL3388427T3/pl unknown
- 2014-04-25 ES ES18172389T patent/ES2908224T3/es active Active
- 2014-04-25 MX MX2015014746A patent/MX372911B/es active IP Right Grant
- 2014-04-25 MX MX2015014941A patent/MX345126B/es active IP Right Grant
- 2014-04-25 EP EP14719330.4A patent/EP2989087A1/en not_active Withdrawn
- 2014-04-25 RU RU2015146957A patent/RU2015146957A/ru unknown
- 2014-04-25 AU AU2014259429A patent/AU2014259429A1/en not_active Abandoned
- 2014-04-25 PL PL14719328T patent/PL2989086T3/pl unknown
- 2014-04-25 BR BR112015026410-7A patent/BR112015026410B1/pt not_active IP Right Cessation
- 2014-04-25 US US14/784,163 patent/US20160068567A1/en not_active Abandoned
- 2014-04-25 KR KR1020157033193A patent/KR20160003735A/ko not_active Withdrawn
- 2014-04-25 EP EP14720946.4A patent/EP2989088B1/en active Active
- 2014-04-25 MY MYPI2015703517A patent/MY177702A/en unknown
- 2014-04-25 AU AU2014259427A patent/AU2014259427B2/en not_active Ceased
- 2014-04-25 LT LTEP14720946.4T patent/LT2989088T/lt unknown
- 2014-04-25 PT PT147209464T patent/PT2989088T/pt unknown
- 2014-04-25 CN CN201480023286.3A patent/CN105143199A/zh active Pending
- 2014-04-25 WO PCT/EP2014/058427 patent/WO2014174064A1/en not_active Ceased
- 2014-04-25 KR KR1020217012000A patent/KR102389167B1/ko not_active Expired - Fee Related
- 2014-04-25 BR BR112015026478A patent/BR112015026478A2/pt not_active Application Discontinuation
- 2014-04-25 DK DK14720946.4T patent/DK2989088T3/en active
- 2014-04-25 KR KR1020157033194A patent/KR101640361B1/ko active Active
- 2014-04-25 RU RU2015149527A patent/RU2662951C2/ru active
- 2014-04-25 JP JP2016509482A patent/JP2016519114A/ja active Pending
- 2014-04-25 CN CN201480032708.3A patent/CN105408318A/zh active Pending
- 2014-04-25 CN CN201480030093.0A patent/CN105377834B/zh active Active
- 2014-04-25 NO NO14720946A patent/NO2989088T3/no unknown
- 2014-04-25 CA CA2910178A patent/CA2910178A1/en not_active Abandoned
-
2015
- 2015-09-28 TN TN2015000439A patent/TN2015000439A1/en unknown
- 2015-10-20 IL IL242184A patent/IL242184A/en active IP Right Grant
- 2015-10-22 SA SA515370043A patent/SA515370043B1/ar unknown
- 2015-11-19 ZA ZA2015/08545A patent/ZA201508545B/en unknown
-
2017
- 2017-09-19 US US15/708,685 patent/US20180222858A1/en not_active Abandoned
- 2017-12-15 CY CY20171101313T patent/CY1119677T1/el unknown
-
2018
- 2018-11-15 CY CY181101213T patent/CY1120863T1/el unknown
-
2019
- 2019-05-30 US US16/426,532 patent/US20200010414A1/en not_active Abandoned
-
2020
- 2020-10-27 US US17/081,162 patent/US20210107868A1/en not_active Abandoned
-
2022
- 2022-08-11 US US17/819,089 patent/US20230002316A1/en not_active Abandoned
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP3388427B1 (en) | Derivatives of dolastatin 10 and auristatins | |
| OA17575A (en) | Derivatives of dolastatin 10 and auristatins. | |
| OA17576A (en) | Derivatives of dolastatin 10 and auristatins. |