ES2922314T3 - Compuestos heterocíclicos condensados como inhibidores de cinasa RET - Google Patents
Compuestos heterocíclicos condensados como inhibidores de cinasa RET Download PDFInfo
- Publication number
- ES2922314T3 ES2922314T3 ES19773595T ES19773595T ES2922314T3 ES 2922314 T3 ES2922314 T3 ES 2922314T3 ES 19773595 T ES19773595 T ES 19773595T ES 19773595 T ES19773595 T ES 19773595T ES 2922314 T3 ES2922314 T3 ES 2922314T3
- Authority
- ES
- Spain
- Prior art keywords
- alkyl
- ring
- compound
- ret
- formula
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 229940043355 kinase inhibitor Drugs 0.000 title description 15
- 239000003757 phosphotransferase inhibitor Substances 0.000 title description 15
- 150000002391 heterocyclic compounds Chemical class 0.000 title description 4
- 150000001875 compounds Chemical class 0.000 claims abstract description 509
- 238000011282 treatment Methods 0.000 claims abstract description 129
- 150000003839 salts Chemical class 0.000 claims abstract description 108
- 101000579425 Homo sapiens Proto-oncogene tyrosine-protein kinase receptor Ret Proteins 0.000 claims abstract description 20
- 102100028286 Proto-oncogene tyrosine-protein kinase receptor Ret Human genes 0.000 claims abstract description 19
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims description 538
- 125000005913 (C3-C6) cycloalkyl group Chemical group 0.000 claims description 245
- 206010028980 Neoplasm Diseases 0.000 claims description 227
- 201000011510 cancer Diseases 0.000 claims description 173
- 229910052739 hydrogen Inorganic materials 0.000 claims description 141
- 239000001257 hydrogen Substances 0.000 claims description 141
- 125000002733 (C1-C6) fluoroalkyl group Chemical group 0.000 claims description 136
- 125000004191 (C1-C6) alkoxy group Chemical group 0.000 claims description 125
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims description 110
- 229910052736 halogen Inorganic materials 0.000 claims description 75
- 150000002367 halogens Chemical class 0.000 claims description 71
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 54
- 125000005842 heteroatom Chemical group 0.000 claims description 41
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 32
- 125000006577 C1-C6 hydroxyalkyl group Chemical group 0.000 claims description 30
- 125000006163 5-membered heteroaryl group Chemical group 0.000 claims description 27
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 26
- 239000008194 pharmaceutical composition Substances 0.000 claims description 24
- 125000001424 substituent group Chemical group 0.000 claims description 23
- 125000004429 atom Chemical group 0.000 claims description 22
- 208000023356 medullary thyroid gland carcinoma Diseases 0.000 claims description 22
- 125000003118 aryl group Chemical group 0.000 claims description 21
- 125000004433 nitrogen atom Chemical group N* 0.000 claims description 20
- 208000020816 lung neoplasm Diseases 0.000 claims description 17
- 125000002950 monocyclic group Chemical group 0.000 claims description 17
- 229910052757 nitrogen Inorganic materials 0.000 claims description 17
- 206010058467 Lung neoplasm malignant Diseases 0.000 claims description 14
- 201000005202 lung cancer Diseases 0.000 claims description 14
- 206010009944 Colon cancer Diseases 0.000 claims description 12
- 206010033701 Papillary thyroid cancer Diseases 0.000 claims description 12
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 claims description 12
- 208000026310 Breast neoplasm Diseases 0.000 claims description 11
- 206010073148 Multiple endocrine neoplasia type 2A Diseases 0.000 claims description 11
- 208000001333 Colorectal Neoplasms Diseases 0.000 claims description 10
- 208000006876 Multiple Endocrine Neoplasia Type 2b Diseases 0.000 claims description 10
- 208000030045 thyroid gland papillary carcinoma Diseases 0.000 claims description 10
- 206010006187 Breast cancer Diseases 0.000 claims description 9
- 201000009030 Carcinoma Diseases 0.000 claims description 8
- 125000005843 halogen group Chemical group 0.000 claims description 8
- 125000000623 heterocyclic group Chemical group 0.000 claims description 8
- 201000005249 lung adenocarcinoma Diseases 0.000 claims description 8
- 229910052727 yttrium Inorganic materials 0.000 claims description 8
- 208000010507 Adenocarcinoma of Lung Diseases 0.000 claims description 7
- 208000024770 Thyroid neoplasm Diseases 0.000 claims description 6
- 208000015799 differentiated thyroid carcinoma Diseases 0.000 claims description 6
- 229910052760 oxygen Inorganic materials 0.000 claims description 6
- 208000028591 pheochromocytoma Diseases 0.000 claims description 6
- 208000000587 small cell lung carcinoma Diseases 0.000 claims description 6
- 201000002510 thyroid cancer Diseases 0.000 claims description 6
- 208000009018 Medullary thyroid cancer Diseases 0.000 claims description 5
- 229910052799 carbon Inorganic materials 0.000 claims description 5
- 125000003709 fluoroalkyl group Chemical group 0.000 claims description 5
- 125000003226 pyrazolyl group Chemical group 0.000 claims description 5
- 125000006570 (C5-C6) heteroaryl group Chemical group 0.000 claims description 4
- 206010008342 Cervix carcinoma Diseases 0.000 claims description 4
- 208000006105 Uterine Cervical Neoplasms Diseases 0.000 claims description 4
- 201000010881 cervical cancer Diseases 0.000 claims description 4
- 125000001072 heteroaryl group Chemical group 0.000 claims description 3
- 208000002154 non-small cell lung carcinoma Diseases 0.000 claims description 3
- 208000025061 parathyroid hyperplasia Diseases 0.000 claims description 3
- 230000000306 recurrent effect Effects 0.000 claims description 3
- 238000002560 therapeutic procedure Methods 0.000 claims description 3
- 210000003123 bronchiole Anatomy 0.000 claims description 2
- 125000002837 carbocyclic group Chemical group 0.000 claims description 2
- 125000002433 cyclopentenyl group Chemical group C1(=CCCC1)* 0.000 claims description 2
- 239000003085 diluting agent Substances 0.000 claims description 2
- 125000000816 ethylene group Chemical group [H]C([H])([*:1])C([H])([H])[*:2] 0.000 claims description 2
- 210000005265 lung cell Anatomy 0.000 claims description 2
- 125000004076 pyridyl group Chemical group 0.000 claims description 2
- 229910052701 rubidium Inorganic materials 0.000 claims description 2
- 208000029729 tumor suppressor gene on chromosome 11 Diseases 0.000 claims description 2
- 208000000913 Kidney Calculi Diseases 0.000 claims 1
- 206010029148 Nephrolithiasis Diseases 0.000 claims 1
- 210000004877 mucosa Anatomy 0.000 claims 1
- 239000012453 solvate Substances 0.000 abstract description 82
- 239000003112 inhibitor Substances 0.000 abstract description 67
- 229940125905 RET kinase inhibitor Drugs 0.000 abstract description 25
- 208000037765 diseases and disorders Diseases 0.000 abstract description 4
- 230000006806 disease prevention Effects 0.000 abstract description 2
- 238000013519 translation Methods 0.000 abstract description 2
- 235000001014 amino acid Nutrition 0.000 description 404
- 150000001413 amino acids Chemical group 0.000 description 389
- 230000035772 mutation Effects 0.000 description 157
- 101150077555 Ret gene Proteins 0.000 description 136
- 230000014509 gene expression Effects 0.000 description 136
- 108091000080 Phosphotransferase Proteins 0.000 description 128
- 102000020233 phosphotransferase Human genes 0.000 description 124
- 108090000623 proteins and genes Proteins 0.000 description 115
- 230000000694 effects Effects 0.000 description 113
- 125000006239 protecting group Chemical group 0.000 description 105
- 230000008482 dysregulation Effects 0.000 description 98
- 102000004169 proteins and genes Human genes 0.000 description 95
- 102000001253 Protein Kinase Human genes 0.000 description 94
- 108060006633 protein kinase Proteins 0.000 description 94
- 235000018102 proteins Nutrition 0.000 description 93
- 238000000034 method Methods 0.000 description 86
- 230000009467 reduction Effects 0.000 description 72
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 64
- 238000003556 assay Methods 0.000 description 57
- 239000003153 chemical reaction reagent Substances 0.000 description 47
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 38
- 108020001507 fusion proteins Proteins 0.000 description 33
- 102000037865 fusion proteins Human genes 0.000 description 33
- 210000004027 cell Anatomy 0.000 description 32
- 230000037430 deletion Effects 0.000 description 32
- 238000012217 deletion Methods 0.000 description 32
- 229940024606 amino acid Drugs 0.000 description 31
- 238000004519 manufacturing process Methods 0.000 description 31
- -1 methoxyethyl Chemical group 0.000 description 31
- 201000010099 disease Diseases 0.000 description 29
- 230000004927 fusion Effects 0.000 description 28
- 238000011528 liquid biopsy Methods 0.000 description 28
- 239000002585 base Substances 0.000 description 26
- 208000002551 irritable bowel syndrome Diseases 0.000 description 22
- 125000000842 isoxazolyl group Chemical group 0.000 description 22
- 102200006099 rs79658334 Human genes 0.000 description 22
- 238000006467 substitution reaction Methods 0.000 description 22
- 230000037431 insertion Effects 0.000 description 21
- 238000003780 insertion Methods 0.000 description 21
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 20
- 239000000908 ammonium hydroxide Substances 0.000 description 19
- 235000011114 ammonium hydroxide Nutrition 0.000 description 19
- LQZMLBORDGWNPD-UHFFFAOYSA-N N-iodosuccinimide Chemical compound IN1C(=O)CCC1=O LQZMLBORDGWNPD-UHFFFAOYSA-N 0.000 description 18
- 230000003213 activating effect Effects 0.000 description 18
- 239000000543 intermediate Substances 0.000 description 18
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 18
- 208000037196 Medullary thyroid carcinoma Diseases 0.000 description 17
- 239000003814 drug Substances 0.000 description 16
- 230000005764 inhibitory process Effects 0.000 description 16
- 239000000203 mixture Substances 0.000 description 16
- 230000002829 reductive effect Effects 0.000 description 16
- 239000000523 sample Substances 0.000 description 16
- 208000013818 thyroid gland medullary carcinoma Diseases 0.000 description 16
- 101150105382 MET gene Proteins 0.000 description 15
- 239000002246 antineoplastic agent Substances 0.000 description 15
- 238000003402 intramolecular cyclocondensation reaction Methods 0.000 description 15
- 208000003174 Brain Neoplasms Diseases 0.000 description 14
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 13
- IVRMZWNICZWHMI-UHFFFAOYSA-N azide group Chemical group [N-]=[N+]=[N-] IVRMZWNICZWHMI-UHFFFAOYSA-N 0.000 description 13
- 102220345265 c.2428G>A Human genes 0.000 description 13
- 102200006308 rs74799832 Human genes 0.000 description 13
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 description 13
- ZENKESXKWBIZCV-UHFFFAOYSA-N 2,2,4,4-tetrafluoro-1,3-benzodioxin-6-amine Chemical group O1C(F)(F)OC(F)(F)C2=CC(N)=CC=C21 ZENKESXKWBIZCV-UHFFFAOYSA-N 0.000 description 12
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 12
- 230000004913 activation Effects 0.000 description 12
- 125000004432 carbon atom Chemical group C* 0.000 description 12
- 238000005859 coupling reaction Methods 0.000 description 12
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 12
- 125000003158 alcohol group Chemical group 0.000 description 11
- 125000000217 alkyl group Chemical group 0.000 description 11
- 125000001309 chloro group Chemical group Cl* 0.000 description 11
- 230000008878 coupling Effects 0.000 description 11
- 238000010168 coupling process Methods 0.000 description 11
- MKRTXPORKIRPDG-UHFFFAOYSA-N diphenylphosphoryl azide Chemical compound C=1C=CC=CC=1P(=O)(N=[N+]=[N-])C1=CC=CC=C1 MKRTXPORKIRPDG-UHFFFAOYSA-N 0.000 description 11
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 10
- 238000006069 Suzuki reaction reaction Methods 0.000 description 10
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 10
- 102100033177 Vascular endothelial growth factor receptor 2 Human genes 0.000 description 10
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 10
- 230000003831 deregulation Effects 0.000 description 10
- 229940124303 multikinase inhibitor Drugs 0.000 description 10
- 238000010651 palladium-catalyzed cross coupling reaction Methods 0.000 description 10
- 102220322542 rs764784013 Human genes 0.000 description 10
- 102200006097 rs79658334 Human genes 0.000 description 10
- 210000001685 thyroid gland Anatomy 0.000 description 10
- NPRYCHLHHVWLQZ-TURQNECASA-N 2-amino-9-[(2R,3S,4S,5R)-4-fluoro-3-hydroxy-5-(hydroxymethyl)oxolan-2-yl]-7-prop-2-ynylpurin-8-one Chemical compound NC1=NC=C2N(C(N(C2=N1)[C@@H]1O[C@@H]([C@H]([C@H]1O)F)CO)=O)CC#C NPRYCHLHHVWLQZ-TURQNECASA-N 0.000 description 9
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 9
- 108700020796 Oncogene Proteins 0.000 description 9
- 108010053099 Vascular Endothelial Growth Factor Receptor-2 Proteins 0.000 description 9
- 208000035475 disorder Diseases 0.000 description 9
- 230000000670 limiting effect Effects 0.000 description 9
- 238000007481 next generation sequencing Methods 0.000 description 9
- 230000005945 translocation Effects 0.000 description 9
- 125000006273 (C1-C3) alkyl group Chemical group 0.000 description 8
- RYGMFSIKBFXOCR-UHFFFAOYSA-N Copper Chemical compound [Cu] RYGMFSIKBFXOCR-UHFFFAOYSA-N 0.000 description 8
- 238000004458 analytical method Methods 0.000 description 8
- 229940041181 antineoplastic drug Drugs 0.000 description 8
- 238000001574 biopsy Methods 0.000 description 8
- 210000003169 central nervous system Anatomy 0.000 description 8
- 239000010949 copper Substances 0.000 description 8
- 229910052802 copper Inorganic materials 0.000 description 8
- NKLCNNUWBJBICK-UHFFFAOYSA-N dess–martin periodinane Chemical compound C1=CC=C2I(OC(=O)C)(OC(C)=O)(OC(C)=O)OC(=O)C2=C1 NKLCNNUWBJBICK-UHFFFAOYSA-N 0.000 description 8
- 230000002124 endocrine Effects 0.000 description 8
- 150000002148 esters Chemical class 0.000 description 8
- 230000002401 inhibitory effect Effects 0.000 description 8
- 230000008707 rearrangement Effects 0.000 description 8
- 230000001105 regulatory effect Effects 0.000 description 8
- 238000000926 separation method Methods 0.000 description 8
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 8
- 229940124597 therapeutic agent Drugs 0.000 description 8
- 102220618619 Arginine-glutamic acid dipeptide repeats protein_V804E_mutation Human genes 0.000 description 7
- 208000034951 Genetic Translocation Diseases 0.000 description 7
- 238000006243 chemical reaction Methods 0.000 description 7
- 239000003638 chemical reducing agent Substances 0.000 description 7
- 239000000460 chlorine Substances 0.000 description 7
- 238000006880 cross-coupling reaction Methods 0.000 description 7
- 201000005787 hematologic cancer Diseases 0.000 description 7
- 238000003364 immunohistochemistry Methods 0.000 description 7
- 239000003446 ligand Substances 0.000 description 7
- 150000007523 nucleic acids Chemical class 0.000 description 7
- 238000012552 review Methods 0.000 description 7
- 102200006166 rs77709286 Human genes 0.000 description 7
- 229920006395 saturated elastomer Polymers 0.000 description 7
- 239000013589 supplement Substances 0.000 description 7
- 238000012360 testing method Methods 0.000 description 7
- STBLNCCBQMHSRC-BATDWUPUSA-N (2s)-n-[(3s,4s)-5-acetyl-7-cyano-4-methyl-1-[(2-methylnaphthalen-1-yl)methyl]-2-oxo-3,4-dihydro-1,5-benzodiazepin-3-yl]-2-(methylamino)propanamide Chemical compound O=C1[C@@H](NC(=O)[C@H](C)NC)[C@H](C)N(C(C)=O)C2=CC(C#N)=CC=C2N1CC1=C(C)C=CC2=CC=CC=C12 STBLNCCBQMHSRC-BATDWUPUSA-N 0.000 description 6
- OZAIFHULBGXAKX-UHFFFAOYSA-N 2-(2-cyanopropan-2-yldiazenyl)-2-methylpropanenitrile Chemical compound N#CC(C)(C)N=NC(C)(C)C#N OZAIFHULBGXAKX-UHFFFAOYSA-N 0.000 description 6
- 125000003821 2-(trimethylsilyl)ethoxymethyl group Chemical group [H]C([H])([H])[Si](C([H])([H])[H])(C([H])([H])[H])C([H])([H])C(OC([H])([H])[*])([H])[H] 0.000 description 6
- OZAIFHULBGXAKX-VAWYXSNFSA-N AIBN Substances N#CC(C)(C)\N=N\C(C)(C)C#N OZAIFHULBGXAKX-VAWYXSNFSA-N 0.000 description 6
- 208000031261 Acute myeloid leukaemia Diseases 0.000 description 6
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 6
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 6
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 6
- 229940125878 compound 36 Drugs 0.000 description 6
- 125000000753 cycloalkyl group Chemical group 0.000 description 6
- 238000011161 development Methods 0.000 description 6
- 230000018109 developmental process Effects 0.000 description 6
- 238000002509 fluorescent in situ hybridization Methods 0.000 description 6
- 210000004602 germ cell Anatomy 0.000 description 6
- 238000000099 in vitro assay Methods 0.000 description 6
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 6
- YNESATAKKCNGOF-UHFFFAOYSA-N lithium bis(trimethylsilyl)amide Chemical compound [Li+].C[Si](C)(C)[N-][Si](C)(C)C YNESATAKKCNGOF-UHFFFAOYSA-N 0.000 description 6
- 108020004999 messenger RNA Proteins 0.000 description 6
- 230000003389 potentiating effect Effects 0.000 description 6
- 238000011160 research Methods 0.000 description 6
- 208000024891 symptom Diseases 0.000 description 6
- 108700028369 Alleles Proteins 0.000 description 5
- UHNRLQRZRNKOKU-UHFFFAOYSA-N CCN(CC1=NC2=C(N1)C1=CC=C(C=C1N=C2N)C1=NNC=C1)C(C)=O Chemical compound CCN(CC1=NC2=C(N1)C1=CC=C(C=C1N=C2N)C1=NNC=C1)C(C)=O UHNRLQRZRNKOKU-UHFFFAOYSA-N 0.000 description 5
- 208000018522 Gastrointestinal disease Diseases 0.000 description 5
- 206010035226 Plasma cell myeloma Diseases 0.000 description 5
- 208000006265 Renal cell carcinoma Diseases 0.000 description 5
- 150000001408 amides Chemical class 0.000 description 5
- 125000003277 amino group Chemical group 0.000 description 5
- 201000010902 chronic myelomonocytic leukemia Diseases 0.000 description 5
- 238000003776 cleavage reaction Methods 0.000 description 5
- 208000029742 colonic neoplasm Diseases 0.000 description 5
- 229940126214 compound 3 Drugs 0.000 description 5
- 229940079593 drug Drugs 0.000 description 5
- BJXYHBKEQFQVES-NWDGAFQWSA-N enpatoran Chemical compound N[C@H]1CN(C[C@H](C1)C(F)(F)F)C1=C2C=CC=NC2=C(C=C1)C#N BJXYHBKEQFQVES-NWDGAFQWSA-N 0.000 description 5
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 5
- 208000014829 head and neck neoplasm Diseases 0.000 description 5
- 238000005984 hydrogenation reaction Methods 0.000 description 5
- 150000002576 ketones Chemical class 0.000 description 5
- 230000001394 metastastic effect Effects 0.000 description 5
- 206010061289 metastatic neoplasm Diseases 0.000 description 5
- 102000039446 nucleic acids Human genes 0.000 description 5
- 108020004707 nucleic acids Proteins 0.000 description 5
- 230000002246 oncogenic effect Effects 0.000 description 5
- 230000002018 overexpression Effects 0.000 description 5
- 150000002923 oximes Chemical class 0.000 description 5
- 230000008569 process Effects 0.000 description 5
- 102220007199 rs377767418 Human genes 0.000 description 5
- 102220010313 rs377767442 Human genes 0.000 description 5
- 102200006302 rs75234356 Human genes 0.000 description 5
- 230000007017 scission Effects 0.000 description 5
- 239000012279 sodium borohydride Substances 0.000 description 5
- 229910000033 sodium borohydride Inorganic materials 0.000 description 5
- 238000001356 surgical procedure Methods 0.000 description 5
- 229910052723 transition metal Inorganic materials 0.000 description 5
- 150000003624 transition metals Chemical class 0.000 description 5
- FNHHVPPSBFQMEL-KQHDFZBMSA-N (3S)-5-N-[(1S,5R)-3-hydroxy-6-bicyclo[3.1.0]hexanyl]-7-N,3-dimethyl-3-phenyl-2H-1-benzofuran-5,7-dicarboxamide Chemical compound CNC(=O)c1cc(cc2c1OC[C@@]2(C)c1ccccc1)C(=O)NC1[C@H]2CC(O)C[C@@H]12 FNHHVPPSBFQMEL-KQHDFZBMSA-N 0.000 description 4
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 4
- CJLHTKGWEUGORV-UHFFFAOYSA-N Artemin Chemical compound C1CC2(C)C(O)CCC(=C)C2(O)C2C1C(C)C(=O)O2 CJLHTKGWEUGORV-UHFFFAOYSA-N 0.000 description 4
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 4
- RRSNDVCODIMOFX-MPKOGUQCSA-N Fc1c(Cl)cccc1[C@H]1[C@@H](NC2(CCCCC2)[C@@]11C(=O)Nc2cc(Cl)ccc12)C(=O)Nc1ccc(cc1)C(=O)NCCCCCc1cccc2C(=O)N(Cc12)C1CCC(=O)NC1=O Chemical compound Fc1c(Cl)cccc1[C@H]1[C@@H](NC2(CCCCC2)[C@@]11C(=O)Nc2cc(Cl)ccc12)C(=O)Nc1ccc(cc1)C(=O)NCCCCCc1cccc2C(=O)N(Cc12)C1CCC(=O)NC1=O RRSNDVCODIMOFX-MPKOGUQCSA-N 0.000 description 4
- 102000034615 Glial cell line-derived neurotrophic factor Human genes 0.000 description 4
- 201000003793 Myelodysplastic syndrome Diseases 0.000 description 4
- 208000014767 Myeloproliferative disease Diseases 0.000 description 4
- 101800000933 Non-structural protein 10 Proteins 0.000 description 4
- 102000004022 Protein-Tyrosine Kinases Human genes 0.000 description 4
- 108090000412 Protein-Tyrosine Kinases Proteins 0.000 description 4
- 238000007295 Wittig olefination reaction Methods 0.000 description 4
- 230000001594 aberrant effect Effects 0.000 description 4
- 125000003545 alkoxy group Chemical group 0.000 description 4
- 230000008499 blood brain barrier function Effects 0.000 description 4
- 210000001218 blood-brain barrier Anatomy 0.000 description 4
- 230000003197 catalytic effect Effects 0.000 description 4
- 229910052801 chlorine Inorganic materials 0.000 description 4
- 229940125904 compound 1 Drugs 0.000 description 4
- 229940125782 compound 2 Drugs 0.000 description 4
- 229940125898 compound 5 Drugs 0.000 description 4
- 238000006352 cycloaddition reaction Methods 0.000 description 4
- 238000001514 detection method Methods 0.000 description 4
- 238000006073 displacement reaction Methods 0.000 description 4
- 238000001952 enzyme assay Methods 0.000 description 4
- 239000012530 fluid Substances 0.000 description 4
- 208000032839 leukemia Diseases 0.000 description 4
- 231100000590 oncogenic Toxicity 0.000 description 4
- 125000002524 organometallic group Chemical group 0.000 description 4
- 230000007170 pathology Effects 0.000 description 4
- 230000037361 pathway Effects 0.000 description 4
- 238000002360 preparation method Methods 0.000 description 4
- 208000030266 primary brain neoplasm Diseases 0.000 description 4
- 230000002285 radioactive effect Effects 0.000 description 4
- 102200006093 rs75030001 Human genes 0.000 description 4
- 102200006095 rs77724903 Human genes 0.000 description 4
- 230000011664 signaling Effects 0.000 description 4
- 239000002904 solvent Substances 0.000 description 4
- 238000013456 study Methods 0.000 description 4
- GLGNXYJARSMNGJ-VKTIVEEGSA-N (1s,2s,3r,4r)-3-[[5-chloro-2-[(1-ethyl-6-methoxy-2-oxo-4,5-dihydro-3h-1-benzazepin-7-yl)amino]pyrimidin-4-yl]amino]bicyclo[2.2.1]hept-5-ene-2-carboxamide Chemical compound CCN1C(=O)CCCC2=C(OC)C(NC=3N=C(C(=CN=3)Cl)N[C@H]3[C@H]([C@@]4([H])C[C@@]3(C=C4)[H])C(N)=O)=CC=C21 GLGNXYJARSMNGJ-VKTIVEEGSA-N 0.000 description 3
- YJLIKUSWRSEPSM-WGQQHEPDSA-N (2r,3r,4s,5r)-2-[6-amino-8-[(4-phenylphenyl)methylamino]purin-9-yl]-5-(hydroxymethyl)oxolane-3,4-diol Chemical compound C=1C=C(C=2C=CC=CC=2)C=CC=1CNC1=NC=2C(N)=NC=NC=2N1[C@@H]1O[C@H](CO)[C@@H](O)[C@H]1O YJLIKUSWRSEPSM-WGQQHEPDSA-N 0.000 description 3
- STPKWKPURVSAJF-LJEWAXOPSA-N (4r,5r)-5-[4-[[4-(1-aza-4-azoniabicyclo[2.2.2]octan-4-ylmethyl)phenyl]methoxy]phenyl]-3,3-dibutyl-7-(dimethylamino)-1,1-dioxo-4,5-dihydro-2h-1$l^{6}-benzothiepin-4-ol Chemical compound O[C@H]1C(CCCC)(CCCC)CS(=O)(=O)C2=CC=C(N(C)C)C=C2[C@H]1C(C=C1)=CC=C1OCC(C=C1)=CC=C1C[N+]1(CC2)CCN2CC1 STPKWKPURVSAJF-LJEWAXOPSA-N 0.000 description 3
- DEVSOMFAQLZNKR-RJRFIUFISA-N (z)-3-[3-[3,5-bis(trifluoromethyl)phenyl]-1,2,4-triazol-1-yl]-n'-pyrazin-2-ylprop-2-enehydrazide Chemical compound FC(F)(F)C1=CC(C(F)(F)F)=CC(C2=NN(\C=C/C(=O)NNC=3N=CC=NC=3)C=N2)=C1 DEVSOMFAQLZNKR-RJRFIUFISA-N 0.000 description 3
- WZZBNLYBHUDSHF-DHLKQENFSA-N 1-[(3s,4s)-4-[8-(2-chloro-4-pyrimidin-2-yloxyphenyl)-7-fluoro-2-methylimidazo[4,5-c]quinolin-1-yl]-3-fluoropiperidin-1-yl]-2-hydroxyethanone Chemical compound CC1=NC2=CN=C3C=C(F)C(C=4C(=CC(OC=5N=CC=CN=5)=CC=4)Cl)=CC3=C2N1[C@H]1CCN(C(=O)CO)C[C@@H]1F WZZBNLYBHUDSHF-DHLKQENFSA-N 0.000 description 3
- FPYJSJDOHRDAMT-KQWNVCNZSA-N 1h-indole-5-sulfonamide, n-(3-chlorophenyl)-3-[[3,5-dimethyl-4-[(4-methyl-1-piperazinyl)carbonyl]-1h-pyrrol-2-yl]methylene]-2,3-dihydro-n-methyl-2-oxo-, (3z)- Chemical compound C=1C=C2NC(=O)\C(=C/C3=C(C(C(=O)N4CCN(C)CC4)=C(C)N3)C)C2=CC=1S(=O)(=O)N(C)C1=CC=CC(Cl)=C1 FPYJSJDOHRDAMT-KQWNVCNZSA-N 0.000 description 3
- GPWNWKWQOLEVEQ-UHFFFAOYSA-N 2,4-diaminopyrimidine-5-carbaldehyde Chemical compound NC1=NC=C(C=O)C(N)=N1 GPWNWKWQOLEVEQ-UHFFFAOYSA-N 0.000 description 3
- TVTJUIAKQFIXCE-HUKYDQBMSA-N 2-amino-9-[(2R,3S,4S,5R)-4-fluoro-3-hydroxy-5-(hydroxymethyl)oxolan-2-yl]-7-prop-2-ynyl-1H-purine-6,8-dione Chemical compound NC=1NC(C=2N(C(N(C=2N=1)[C@@H]1O[C@@H]([C@H]([C@H]1O)F)CO)=O)CC#C)=O TVTJUIAKQFIXCE-HUKYDQBMSA-N 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 3
- 208000024893 Acute lymphoblastic leukemia Diseases 0.000 description 3
- 208000032791 BCR-ABL1 positive chronic myelogenous leukemia Diseases 0.000 description 3
- 206010004593 Bile duct cancer Diseases 0.000 description 3
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 3
- OEBVYNULNKSONR-UHFFFAOYSA-N ClC1=C(CN2C(C(C3=CC=C(C=C23)C(=O)NCC2=C(C=C(C=C2F)F)F)(C)C)=O)C(=CC=C1)F Chemical compound ClC1=C(CN2C(C(C3=CC=C(C=C23)C(=O)NCC2=C(C=C(C=C2F)F)F)(C)C)=O)C(=CC=C1)F OEBVYNULNKSONR-UHFFFAOYSA-N 0.000 description 3
- 108020004414 DNA Proteins 0.000 description 3
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 3
- 108091010837 Glial cell line-derived neurotrophic factor Proteins 0.000 description 3
- 206010018338 Glioma Diseases 0.000 description 3
- 208000017604 Hodgkin disease Diseases 0.000 description 3
- 208000010747 Hodgkins lymphoma Diseases 0.000 description 3
- 101000974343 Homo sapiens Nuclear receptor coactivator 4 Proteins 0.000 description 3
- 101001134861 Homo sapiens Pericentriolar material 1 protein Proteins 0.000 description 3
- 206010027476 Metastases Diseases 0.000 description 3
- 239000012359 Methanesulfonyl chloride Substances 0.000 description 3
- 206010073149 Multiple endocrine neoplasia Type 2 Diseases 0.000 description 3
- 208000034578 Multiple myelomas Diseases 0.000 description 3
- 208000033776 Myeloid Acute Leukemia Diseases 0.000 description 3
- 208000033833 Myelomonocytic Chronic Leukemia Diseases 0.000 description 3
- QOVYHDHLFPKQQG-NDEPHWFRSA-N N[C@@H](CCC(=O)N1CCC(CC1)NC1=C2C=CC=CC2=NC(NCC2=CN(CCCNCCCNC3CCCCC3)N=N2)=N1)C(O)=O Chemical compound N[C@@H](CCC(=O)N1CCC(CC1)NC1=C2C=CC=CC2=NC(NCC2=CN(CCCNCCCNC3CCCCC3)N=N2)=N1)C(O)=O QOVYHDHLFPKQQG-NDEPHWFRSA-N 0.000 description 3
- 102100022927 Nuclear receptor coactivator 4 Human genes 0.000 description 3
- 206010060862 Prostate cancer Diseases 0.000 description 3
- 208000000236 Prostatic Neoplasms Diseases 0.000 description 3
- 102220533302 Proto-oncogene tyrosine-protein kinase receptor Ret_E921K_mutation Human genes 0.000 description 3
- 206010039491 Sarcoma Diseases 0.000 description 3
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 3
- PSLUFJFHTBIXMW-WYEYVKMPSA-N [(3r,4ar,5s,6s,6as,10s,10ar,10bs)-3-ethenyl-10,10b-dihydroxy-3,4a,7,7,10a-pentamethyl-1-oxo-6-(2-pyridin-2-ylethylcarbamoyloxy)-5,6,6a,8,9,10-hexahydro-2h-benzo[f]chromen-5-yl] acetate Chemical compound O([C@@H]1[C@@H]([C@]2(O[C@](C)(CC(=O)[C@]2(O)[C@@]2(C)[C@@H](O)CCC(C)(C)[C@@H]21)C=C)C)OC(=O)C)C(=O)NCCC1=CC=CC=N1 PSLUFJFHTBIXMW-WYEYVKMPSA-N 0.000 description 3
- 238000011374 additional therapy Methods 0.000 description 3
- QBYJBZPUGVGKQQ-SJJAEHHWSA-N aldrin Chemical compound C1[C@H]2C=C[C@@H]1[C@H]1[C@@](C3(Cl)Cl)(Cl)C(Cl)=C(Cl)[C@@]3(Cl)[C@H]12 QBYJBZPUGVGKQQ-SJJAEHHWSA-N 0.000 description 3
- 150000001336 alkenes Chemical group 0.000 description 3
- 150000001412 amines Chemical class 0.000 description 3
- 125000000539 amino acid group Chemical group 0.000 description 3
- 230000003321 amplification Effects 0.000 description 3
- 230000008267 autocrine signaling Effects 0.000 description 3
- 239000012472 biological sample Substances 0.000 description 3
- 210000004369 blood Anatomy 0.000 description 3
- 239000008280 blood Substances 0.000 description 3
- ZADPBFCGQRWHPN-UHFFFAOYSA-N boronic acid Chemical compound OBO ZADPBFCGQRWHPN-UHFFFAOYSA-N 0.000 description 3
- YSHOWEKUVWPFNR-UHFFFAOYSA-N burgess reagent Chemical compound CC[N+](CC)(CC)S(=O)(=O)N=C([O-])OC YSHOWEKUVWPFNR-UHFFFAOYSA-N 0.000 description 3
- 239000012830 cancer therapeutic Substances 0.000 description 3
- 230000005754 cellular signaling Effects 0.000 description 3
- 229940125758 compound 15 Drugs 0.000 description 3
- 229940125851 compound 27 Drugs 0.000 description 3
- 229940126545 compound 53 Drugs 0.000 description 3
- 125000004185 ester group Chemical group 0.000 description 3
- 125000001153 fluoro group Chemical group F* 0.000 description 3
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 3
- 238000009169 immunotherapy Methods 0.000 description 3
- 230000003993 interaction Effects 0.000 description 3
- 229910052740 iodine Inorganic materials 0.000 description 3
- 208000012987 lip and oral cavity carcinoma Diseases 0.000 description 3
- 210000004962 mammalian cell Anatomy 0.000 description 3
- 230000001404 mediated effect Effects 0.000 description 3
- 201000001441 melanoma Diseases 0.000 description 3
- QARBMVPHQWIHKH-UHFFFAOYSA-N methanesulfonyl chloride Chemical compound CS(Cl)(=O)=O QARBMVPHQWIHKH-UHFFFAOYSA-N 0.000 description 3
- 201000005962 mycosis fungoides Diseases 0.000 description 3
- 238000003199 nucleic acid amplification method Methods 0.000 description 3
- 230000000269 nucleophilic effect Effects 0.000 description 3
- 238000010534 nucleophilic substitution reaction Methods 0.000 description 3
- 230000001590 oxidative effect Effects 0.000 description 3
- 229910052763 palladium Inorganic materials 0.000 description 3
- 230000014306 paracrine signaling Effects 0.000 description 3
- 230000036961 partial effect Effects 0.000 description 3
- 239000000047 product Substances 0.000 description 3
- 150000003254 radicals Chemical class 0.000 description 3
- 238000001959 radiotherapy Methods 0.000 description 3
- 238000006798 ring closing metathesis reaction Methods 0.000 description 3
- 102200006127 rs1799939 Human genes 0.000 description 3
- 102220007216 rs267607011 Human genes 0.000 description 3
- 102220007217 rs267607011 Human genes 0.000 description 3
- 102220007187 rs377767411 Human genes 0.000 description 3
- 102220007197 rs377767416 Human genes 0.000 description 3
- 102220007200 rs377767419 Human genes 0.000 description 3
- 102220041202 rs545625150 Human genes 0.000 description 3
- 102200006162 rs75076352 Human genes 0.000 description 3
- 102200006140 rs75686697 Human genes 0.000 description 3
- 102200006164 rs75996173 Human genes 0.000 description 3
- 102200006167 rs75996173 Human genes 0.000 description 3
- 102220122598 rs76625876 Human genes 0.000 description 3
- 102200006362 rs77503355 Human genes 0.000 description 3
- 102220279293 rs776013456 Human genes 0.000 description 3
- 102200006139 rs78014899 Human genes 0.000 description 3
- 102200006170 rs78935588 Human genes 0.000 description 3
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 3
- 230000000392 somatic effect Effects 0.000 description 3
- 208000011580 syndromic disease Diseases 0.000 description 3
- 238000003786 synthesis reaction Methods 0.000 description 3
- 125000001981 tert-butyldimethylsilyl group Chemical group [H]C([H])([H])[Si]([H])(C([H])([H])[H])[*]C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 3
- 210000000115 thoracic cavity Anatomy 0.000 description 3
- 210000001519 tissue Anatomy 0.000 description 3
- 210000004881 tumor cell Anatomy 0.000 description 3
- ASGMFNBUXDJWJJ-JLCFBVMHSA-N (1R,3R)-3-[[3-bromo-1-[4-(5-methyl-1,3,4-thiadiazol-2-yl)phenyl]pyrazolo[3,4-d]pyrimidin-6-yl]amino]-N,1-dimethylcyclopentane-1-carboxamide Chemical compound BrC1=NN(C2=NC(=NC=C21)N[C@H]1C[C@@](CC1)(C(=O)NC)C)C1=CC=C(C=C1)C=1SC(=NN=1)C ASGMFNBUXDJWJJ-JLCFBVMHSA-N 0.000 description 2
- AOSZTAHDEDLTLQ-AZKQZHLXSA-N (1S,2S,4R,8S,9S,11S,12R,13S,19S)-6-[(3-chlorophenyl)methyl]-12,19-difluoro-11-hydroxy-8-(2-hydroxyacetyl)-9,13-dimethyl-6-azapentacyclo[10.8.0.02,9.04,8.013,18]icosa-14,17-dien-16-one Chemical compound C([C@@H]1C[C@H]2[C@H]3[C@]([C@]4(C=CC(=O)C=C4[C@@H](F)C3)C)(F)[C@@H](O)C[C@@]2([C@@]1(C1)C(=O)CO)C)N1CC1=CC=CC(Cl)=C1 AOSZTAHDEDLTLQ-AZKQZHLXSA-N 0.000 description 2
- FANCTJAFZSYTIS-IQUVVAJASA-N (1r,3s,5z)-5-[(2e)-2-[(1r,3as,7ar)-7a-methyl-1-[(2r)-4-(phenylsulfonimidoyl)butan-2-yl]-2,3,3a,5,6,7-hexahydro-1h-inden-4-ylidene]ethylidene]-4-methylidenecyclohexane-1,3-diol Chemical compound C([C@@H](C)[C@@H]1[C@]2(CCCC(/[C@@H]2CC1)=C\C=C\1C([C@@H](O)C[C@H](O)C/1)=C)C)CS(=N)(=O)C1=CC=CC=C1 FANCTJAFZSYTIS-IQUVVAJASA-N 0.000 description 2
- ASQOQJYHIYYTEJ-GBESFXJTSA-N (1r,7s,9as)-7-decyl-2,3,4,6,7,8,9,9a-octahydro-1h-quinolizin-1-ol Chemical compound O[C@@H]1CCCN2C[C@@H](CCCCCCCCCC)CC[C@H]21 ASQOQJYHIYYTEJ-GBESFXJTSA-N 0.000 description 2
- SZUVGFMDDVSKSI-WIFOCOSTSA-N (1s,2s,3s,5r)-1-(carboxymethyl)-3,5-bis[(4-phenoxyphenyl)methyl-propylcarbamoyl]cyclopentane-1,2-dicarboxylic acid Chemical compound O=C([C@@H]1[C@@H]([C@](CC(O)=O)([C@H](C(=O)N(CCC)CC=2C=CC(OC=3C=CC=CC=3)=CC=2)C1)C(O)=O)C(O)=O)N(CCC)CC(C=C1)=CC=C1OC1=CC=CC=C1 SZUVGFMDDVSKSI-WIFOCOSTSA-N 0.000 description 2
- GHYOCDFICYLMRF-UTIIJYGPSA-N (2S,3R)-N-[(2S)-3-(cyclopenten-1-yl)-1-[(2R)-2-methyloxiran-2-yl]-1-oxopropan-2-yl]-3-hydroxy-3-(4-methoxyphenyl)-2-[[(2S)-2-[(2-morpholin-4-ylacetyl)amino]propanoyl]amino]propanamide Chemical compound C1(=CCCC1)C[C@@H](C(=O)[C@@]1(OC1)C)NC([C@H]([C@@H](C1=CC=C(C=C1)OC)O)NC([C@H](C)NC(CN1CCOCC1)=O)=O)=O GHYOCDFICYLMRF-UTIIJYGPSA-N 0.000 description 2
- GCTFTMWXZFLTRR-GFCCVEGCSA-N (2r)-2-amino-n-[3-(difluoromethoxy)-4-(1,3-oxazol-5-yl)phenyl]-4-methylpentanamide Chemical compound FC(F)OC1=CC(NC(=O)[C@H](N)CC(C)C)=CC=C1C1=CN=CO1 GCTFTMWXZFLTRR-GFCCVEGCSA-N 0.000 description 2
- IUSARDYWEPUTPN-OZBXUNDUSA-N (2r)-n-[(2s,3r)-4-[[(4s)-6-(2,2-dimethylpropyl)spiro[3,4-dihydropyrano[2,3-b]pyridine-2,1'-cyclobutane]-4-yl]amino]-3-hydroxy-1-[3-(1,3-thiazol-2-yl)phenyl]butan-2-yl]-2-methoxypropanamide Chemical compound C([C@H](NC(=O)[C@@H](C)OC)[C@H](O)CN[C@@H]1C2=CC(CC(C)(C)C)=CN=C2OC2(CCC2)C1)C(C=1)=CC=CC=1C1=NC=CS1 IUSARDYWEPUTPN-OZBXUNDUSA-N 0.000 description 2
- WWTBZEKOSBFBEM-SPWPXUSOSA-N (2s)-2-[[2-benzyl-3-[hydroxy-[(1r)-2-phenyl-1-(phenylmethoxycarbonylamino)ethyl]phosphoryl]propanoyl]amino]-3-(1h-indol-3-yl)propanoic acid Chemical compound N([C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)O)C(=O)C(CP(O)(=O)[C@H](CC=1C=CC=CC=1)NC(=O)OCC=1C=CC=CC=1)CC1=CC=CC=C1 WWTBZEKOSBFBEM-SPWPXUSOSA-N 0.000 description 2
- QFLWZFQWSBQYPS-AWRAUJHKSA-N (3S)-3-[[(2S)-2-[[(2S)-2-[5-[(3aS,6aR)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]-3-methylbutanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-4-[1-bis(4-chlorophenoxy)phosphorylbutylamino]-4-oxobutanoic acid Chemical compound CCCC(NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](Cc1ccc(O)cc1)NC(=O)[C@@H](NC(=O)CCCCC1SC[C@@H]2NC(=O)N[C@H]12)C(C)C)P(=O)(Oc1ccc(Cl)cc1)Oc1ccc(Cl)cc1 QFLWZFQWSBQYPS-AWRAUJHKSA-N 0.000 description 2
- UDQTXCHQKHIQMH-KYGLGHNPSA-N (3ar,5s,6s,7r,7ar)-5-(difluoromethyl)-2-(ethylamino)-5,6,7,7a-tetrahydro-3ah-pyrano[3,2-d][1,3]thiazole-6,7-diol Chemical group S1C(NCC)=N[C@H]2[C@@H]1O[C@H](C(F)F)[C@@H](O)[C@@H]2O UDQTXCHQKHIQMH-KYGLGHNPSA-N 0.000 description 2
- HUWSZNZAROKDRZ-RRLWZMAJSA-N (3r,4r)-3-azaniumyl-5-[[(2s,3r)-1-[(2s)-2,3-dicarboxypyrrolidin-1-yl]-3-methyl-1-oxopentan-2-yl]amino]-5-oxo-4-sulfanylpentane-1-sulfonate Chemical compound OS(=O)(=O)CC[C@@H](N)[C@@H](S)C(=O)N[C@@H]([C@H](C)CC)C(=O)N1CCC(C(O)=O)[C@H]1C(O)=O HUWSZNZAROKDRZ-RRLWZMAJSA-N 0.000 description 2
- YQOLEILXOBUDMU-KRWDZBQOSA-N (4R)-5-[(6-bromo-3-methyl-2-pyrrolidin-1-ylquinoline-4-carbonyl)amino]-4-(2-chlorophenyl)pentanoic acid Chemical compound CC1=C(C2=C(C=CC(=C2)Br)N=C1N3CCCC3)C(=O)NC[C@H](CCC(=O)O)C4=CC=CC=C4Cl YQOLEILXOBUDMU-KRWDZBQOSA-N 0.000 description 2
- OIIOPWHTJZYKIL-PMACEKPBSA-N (5S)-5-[[[5-[2-chloro-3-[2-chloro-3-[6-methoxy-5-[[[(2S)-5-oxopyrrolidin-2-yl]methylamino]methyl]pyrazin-2-yl]phenyl]phenyl]-3-methoxypyrazin-2-yl]methylamino]methyl]pyrrolidin-2-one Chemical compound C1(=C(N=C(C2=C(C(C3=CC=CC(=C3Cl)C3=NC(OC)=C(N=C3)CNC[C@H]3NC(=O)CC3)=CC=C2)Cl)C=N1)OC)CNC[C@H]1NC(=O)CC1 OIIOPWHTJZYKIL-PMACEKPBSA-N 0.000 description 2
- KQZLRWGGWXJPOS-NLFPWZOASA-N 1-[(1R)-1-(2,4-dichlorophenyl)ethyl]-6-[(4S,5R)-4-[(2S)-2-(hydroxymethyl)pyrrolidin-1-yl]-5-methylcyclohexen-1-yl]pyrazolo[3,4-b]pyrazine-3-carbonitrile Chemical compound ClC1=C(C=CC(=C1)Cl)[C@@H](C)N1N=C(C=2C1=NC(=CN=2)C1=CC[C@@H]([C@@H](C1)C)N1[C@@H](CCC1)CO)C#N KQZLRWGGWXJPOS-NLFPWZOASA-N 0.000 description 2
- ONBQEOIKXPHGMB-VBSBHUPXSA-N 1-[2-[(2s,3r,4s,5r)-3,4-dihydroxy-5-(hydroxymethyl)oxolan-2-yl]oxy-4,6-dihydroxyphenyl]-3-(4-hydroxyphenyl)propan-1-one Chemical compound O[C@@H]1[C@H](O)[C@@H](CO)O[C@H]1OC1=CC(O)=CC(O)=C1C(=O)CCC1=CC=C(O)C=C1 ONBQEOIKXPHGMB-VBSBHUPXSA-N 0.000 description 2
- WGFNXGPBPIJYLI-UHFFFAOYSA-N 2,6-difluoro-3-[(3-fluorophenyl)sulfonylamino]-n-(3-methoxy-1h-pyrazolo[3,4-b]pyridin-5-yl)benzamide Chemical compound C1=C2C(OC)=NNC2=NC=C1NC(=O)C(C=1F)=C(F)C=CC=1NS(=O)(=O)C1=CC=CC(F)=C1 WGFNXGPBPIJYLI-UHFFFAOYSA-N 0.000 description 2
- FQMZXMVHHKXGTM-UHFFFAOYSA-N 2-(1-adamantyl)-n-[2-[2-(2-hydroxyethylamino)ethylamino]quinolin-5-yl]acetamide Chemical compound C1C(C2)CC(C3)CC2CC13CC(=O)NC1=CC=CC2=NC(NCCNCCO)=CC=C21 FQMZXMVHHKXGTM-UHFFFAOYSA-N 0.000 description 2
- PYRKKGOKRMZEIT-UHFFFAOYSA-N 2-[6-(2-cyclopropylethoxy)-9-(2-hydroxy-2-methylpropyl)-1h-phenanthro[9,10-d]imidazol-2-yl]-5-fluorobenzene-1,3-dicarbonitrile Chemical compound C1=C2C3=CC(CC(C)(O)C)=CC=C3C=3NC(C=4C(=CC(F)=CC=4C#N)C#N)=NC=3C2=CC=C1OCCC1CC1 PYRKKGOKRMZEIT-UHFFFAOYSA-N 0.000 description 2
- FMKGJQHNYMWDFJ-CVEARBPZSA-N 2-[[4-(2,2-difluoropropoxy)pyrimidin-5-yl]methylamino]-4-[[(1R,4S)-4-hydroxy-3,3-dimethylcyclohexyl]amino]pyrimidine-5-carbonitrile Chemical compound FC(COC1=NC=NC=C1CNC1=NC=C(C(=N1)N[C@H]1CC([C@H](CC1)O)(C)C)C#N)(C)F FMKGJQHNYMWDFJ-CVEARBPZSA-N 0.000 description 2
- PAYROHWFGZADBR-UHFFFAOYSA-N 2-[[4-amino-5-(5-iodo-4-methoxy-2-propan-2-ylphenoxy)pyrimidin-2-yl]amino]propane-1,3-diol Chemical compound C1=C(I)C(OC)=CC(C(C)C)=C1OC1=CN=C(NC(CO)CO)N=C1N PAYROHWFGZADBR-UHFFFAOYSA-N 0.000 description 2
- VVCMGAUPZIKYTH-VGHSCWAPSA-N 2-acetyloxybenzoic acid;[(2s,3r)-4-(dimethylamino)-3-methyl-1,2-diphenylbutan-2-yl] propanoate;1,3,7-trimethylpurine-2,6-dione Chemical compound CC(=O)OC1=CC=CC=C1C(O)=O.CN1C(=O)N(C)C(=O)C2=C1N=CN2C.C([C@](OC(=O)CC)([C@H](C)CN(C)C)C=1C=CC=CC=1)C1=CC=CC=C1 VVCMGAUPZIKYTH-VGHSCWAPSA-N 0.000 description 2
- GOJUJUVQIVIZAV-UHFFFAOYSA-N 2-amino-4,6-dichloropyrimidine-5-carbaldehyde Chemical group NC1=NC(Cl)=C(C=O)C(Cl)=N1 GOJUJUVQIVIZAV-UHFFFAOYSA-N 0.000 description 2
- YSUIQYOGTINQIN-UZFYAQMZSA-N 2-amino-9-[(1S,6R,8R,9S,10R,15R,17R,18R)-8-(6-aminopurin-9-yl)-9,18-difluoro-3,12-dihydroxy-3,12-bis(sulfanylidene)-2,4,7,11,13,16-hexaoxa-3lambda5,12lambda5-diphosphatricyclo[13.2.1.06,10]octadecan-17-yl]-1H-purin-6-one Chemical compound NC1=NC2=C(N=CN2[C@@H]2O[C@@H]3COP(S)(=O)O[C@@H]4[C@@H](COP(S)(=O)O[C@@H]2[C@@H]3F)O[C@H]([C@H]4F)N2C=NC3=C2N=CN=C3N)C(=O)N1 YSUIQYOGTINQIN-UZFYAQMZSA-N 0.000 description 2
- DPGSPRJLAZGUBQ-UHFFFAOYSA-N 2-ethenyl-4,4,5,5-tetramethyl-1,3,2-dioxaborolane Chemical compound CC1(C)OB(C=C)OC1(C)C DPGSPRJLAZGUBQ-UHFFFAOYSA-N 0.000 description 2
- LFOIDLOIBZFWDO-UHFFFAOYSA-N 2-methoxy-6-[6-methoxy-4-[(3-phenylmethoxyphenyl)methoxy]-1-benzofuran-2-yl]imidazo[2,1-b][1,3,4]thiadiazole Chemical compound N1=C2SC(OC)=NN2C=C1C(OC1=CC(OC)=C2)=CC1=C2OCC(C=1)=CC=CC=1OCC1=CC=CC=C1 LFOIDLOIBZFWDO-UHFFFAOYSA-N 0.000 description 2
- DFRAKBCRUYUFNT-UHFFFAOYSA-N 3,8-dicyclohexyl-2,4,7,9-tetrahydro-[1,3]oxazino[5,6-h][1,3]benzoxazine Chemical compound C1CCCCC1N1CC(C=CC2=C3OCN(C2)C2CCCCC2)=C3OC1 DFRAKBCRUYUFNT-UHFFFAOYSA-N 0.000 description 2
- QBWKPGNFQQJGFY-QLFBSQMISA-N 3-[(1r)-1-[(2r,6s)-2,6-dimethylmorpholin-4-yl]ethyl]-n-[6-methyl-3-(1h-pyrazol-4-yl)imidazo[1,2-a]pyrazin-8-yl]-1,2-thiazol-5-amine Chemical compound N1([C@H](C)C2=NSC(NC=3C4=NC=C(N4C=C(C)N=3)C3=CNN=C3)=C2)C[C@H](C)O[C@H](C)C1 QBWKPGNFQQJGFY-QLFBSQMISA-N 0.000 description 2
- WFOVEDJTASPCIR-UHFFFAOYSA-N 3-[(4-methyl-5-pyridin-4-yl-1,2,4-triazol-3-yl)methylamino]-n-[[2-(trifluoromethyl)phenyl]methyl]benzamide Chemical compound N=1N=C(C=2C=CN=CC=2)N(C)C=1CNC(C=1)=CC=CC=1C(=O)NCC1=CC=CC=C1C(F)(F)F WFOVEDJTASPCIR-UHFFFAOYSA-N 0.000 description 2
- UCFSYHMCKWNKAH-UHFFFAOYSA-N 4,4,5,5-tetramethyl-1,3,2-dioxaborolane Chemical compound CC1(C)OBOC1(C)C UCFSYHMCKWNKAH-UHFFFAOYSA-N 0.000 description 2
- WYFCZWSWFGJODV-MIANJLSGSA-N 4-[[(1s)-2-[(e)-3-[3-chloro-2-fluoro-6-(tetrazol-1-yl)phenyl]prop-2-enoyl]-5-(4-methyl-2-oxopiperazin-1-yl)-3,4-dihydro-1h-isoquinoline-1-carbonyl]amino]benzoic acid Chemical compound O=C1CN(C)CCN1C1=CC=CC2=C1CCN(C(=O)\C=C\C=1C(=CC=C(Cl)C=1F)N1N=NN=C1)[C@@H]2C(=O)NC1=CC=C(C(O)=O)C=C1 WYFCZWSWFGJODV-MIANJLSGSA-N 0.000 description 2
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 2
- ZDHQVQVNOIWLNX-UHFFFAOYSA-N 5-(7-chloro-10h-benzo[1,2]cyclohepta[2,4-c][1,3]thiazol-10-yl)-1-methyl-4-sulfanylidenepyrimidin-2-one Chemical compound S=C1NC(=O)N(C)C=C1C1C2=CC=C(Cl)C=C2C=CC2=C1N=CS2 ZDHQVQVNOIWLNX-UHFFFAOYSA-N 0.000 description 2
- VKLKXFOZNHEBSW-UHFFFAOYSA-N 5-[[3-[(4-morpholin-4-ylbenzoyl)amino]phenyl]methoxy]pyridine-3-carboxamide Chemical compound O1CCN(CC1)C1=CC=C(C(=O)NC=2C=C(COC=3C=NC=C(C(=O)N)C=3)C=CC=2)C=C1 VKLKXFOZNHEBSW-UHFFFAOYSA-N 0.000 description 2
- XFJBGINZIMNZBW-CRAIPNDOSA-N 5-chloro-2-[4-[(1r,2s)-2-[2-(5-methylsulfonylpyridin-2-yl)oxyethyl]cyclopropyl]piperidin-1-yl]pyrimidine Chemical compound N1=CC(S(=O)(=O)C)=CC=C1OCC[C@H]1[C@@H](C2CCN(CC2)C=2N=CC(Cl)=CN=2)C1 XFJBGINZIMNZBW-CRAIPNDOSA-N 0.000 description 2
- RSIWALKZYXPAGW-NSHDSACASA-N 6-(3-fluorophenyl)-3-methyl-7-[(1s)-1-(7h-purin-6-ylamino)ethyl]-[1,3]thiazolo[3,2-a]pyrimidin-5-one Chemical compound C=1([C@@H](NC=2C=3N=CNC=3N=CN=2)C)N=C2SC=C(C)N2C(=O)C=1C1=CC=CC(F)=C1 RSIWALKZYXPAGW-NSHDSACASA-N 0.000 description 2
- GDUANFXPOZTYKS-UHFFFAOYSA-N 6-bromo-8-[(2,6-difluoro-4-methoxybenzoyl)amino]-4-oxochromene-2-carboxylic acid Chemical compound FC1=CC(OC)=CC(F)=C1C(=O)NC1=CC(Br)=CC2=C1OC(C(O)=O)=CC2=O GDUANFXPOZTYKS-UHFFFAOYSA-N 0.000 description 2
- XASOHFCUIQARJT-UHFFFAOYSA-N 8-methoxy-6-[7-(2-morpholin-4-ylethoxy)imidazo[1,2-a]pyridin-3-yl]-2-(2,2,2-trifluoroethyl)-3,4-dihydroisoquinolin-1-one Chemical compound C(N1C(=O)C2=C(OC)C=C(C=3N4C(=NC=3)C=C(C=C4)OCCN3CCOCC3)C=C2CC1)C(F)(F)F XASOHFCUIQARJT-UHFFFAOYSA-N 0.000 description 2
- 208000014697 Acute lymphocytic leukaemia Diseases 0.000 description 2
- 208000036762 Acute promyelocytic leukaemia Diseases 0.000 description 2
- 206010073478 Anaplastic large-cell lymphoma Diseases 0.000 description 2
- 239000004475 Arginine Substances 0.000 description 2
- 102100026376 Artemin Human genes 0.000 description 2
- 101710205806 Artemin Proteins 0.000 description 2
- 206010003571 Astrocytoma Diseases 0.000 description 2
- 208000010839 B-cell chronic lymphocytic leukemia Diseases 0.000 description 2
- IYHHRZBKXXKDDY-UHFFFAOYSA-N BI-605906 Chemical compound N=1C=2SC(C(N)=O)=C(N)C=2C(C(F)(F)CC)=CC=1N1CCC(S(C)(=O)=O)CC1 IYHHRZBKXXKDDY-UHFFFAOYSA-N 0.000 description 2
- JQUCWIWWWKZNCS-LESHARBVSA-N C(C1=CC=CC=C1)(=O)NC=1SC[C@H]2[C@@](N1)(CO[C@H](C2)C)C=2SC=C(N2)NC(=O)C2=NC=C(C=C2)OC(F)F Chemical compound C(C1=CC=CC=C1)(=O)NC=1SC[C@H]2[C@@](N1)(CO[C@H](C2)C)C=2SC=C(N2)NC(=O)C2=NC=C(C=C2)OC(F)F JQUCWIWWWKZNCS-LESHARBVSA-N 0.000 description 2
- PKMUHQIDVVOXHQ-HXUWFJFHSA-N C[C@H](C1=CC(C2=CC=C(CNC3CCCC3)S2)=CC=C1)NC(C1=C(C)C=CC(NC2CNC2)=C1)=O Chemical compound C[C@H](C1=CC(C2=CC=C(CNC3CCCC3)S2)=CC=C1)NC(C1=C(C)C=CC(NC2CNC2)=C1)=O PKMUHQIDVVOXHQ-HXUWFJFHSA-N 0.000 description 2
- 208000010833 Chronic myeloid leukaemia Diseases 0.000 description 2
- 208000005443 Circulating Neoplastic Cells Diseases 0.000 description 2
- 108020004705 Codon Proteins 0.000 description 2
- 102220593375 Complement factor H_C630W_mutation Human genes 0.000 description 2
- 229940126657 Compound 17 Drugs 0.000 description 2
- 229940127007 Compound 39 Drugs 0.000 description 2
- 208000009798 Craniopharyngioma Diseases 0.000 description 2
- 102000004127 Cytokines Human genes 0.000 description 2
- 108090000695 Cytokines Proteins 0.000 description 2
- 206010012735 Diarrhoea Diseases 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- 206010014967 Ependymoma Diseases 0.000 description 2
- 206010051066 Gastrointestinal stromal tumour Diseases 0.000 description 2
- 208000021309 Germ cell tumor Diseases 0.000 description 2
- 208000021519 Hodgkin lymphoma Diseases 0.000 description 2
- QNAYBMKLOCPYGJ-REOHCLBHSA-N L-alanine Chemical compound C[C@H](N)C(O)=O QNAYBMKLOCPYGJ-REOHCLBHSA-N 0.000 description 2
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 2
- 208000032004 Large-Cell Anaplastic Lymphoma Diseases 0.000 description 2
- 206010025323 Lymphomas Diseases 0.000 description 2
- 238000006751 Mitsunobu reaction Methods 0.000 description 2
- 208000003445 Mouth Neoplasms Diseases 0.000 description 2
- 208000033761 Myelogenous Chronic BCR-ABL Positive Leukemia Diseases 0.000 description 2
- 208000037538 Myelomonocytic Juvenile Leukemia Diseases 0.000 description 2
- 201000007224 Myeloproliferative neoplasm Diseases 0.000 description 2
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 2
- ZSXGLVDWWRXATF-UHFFFAOYSA-N N,N-dimethylformamide dimethyl acetal Chemical compound COC(OC)N(C)C ZSXGLVDWWRXATF-UHFFFAOYSA-N 0.000 description 2
- LVDRREOUMKACNJ-BKMJKUGQSA-N N-[(2R,3S)-2-(4-chlorophenyl)-1-(1,4-dimethyl-2-oxoquinolin-7-yl)-6-oxopiperidin-3-yl]-2-methylpropane-1-sulfonamide Chemical compound CC(C)CS(=O)(=O)N[C@H]1CCC(=O)N([C@@H]1c1ccc(Cl)cc1)c1ccc2c(C)cc(=O)n(C)c2c1 LVDRREOUMKACNJ-BKMJKUGQSA-N 0.000 description 2
- AVYVHIKSFXVDBG-UHFFFAOYSA-N N-benzyl-N-hydroxy-2,2-dimethylbutanamide Chemical compound C(C1=CC=CC=C1)N(C(C(CC)(C)C)=O)O AVYVHIKSFXVDBG-UHFFFAOYSA-N 0.000 description 2
- 208000006066 Neoplasms by Site Diseases 0.000 description 2
- 208000034176 Neoplasms, Germ Cell and Embryonal Diseases 0.000 description 2
- 206010029260 Neuroblastoma Diseases 0.000 description 2
- 102100021584 Neurturin Human genes 0.000 description 2
- 108010015406 Neurturin Proteins 0.000 description 2
- 208000033755 Neutrophilic Chronic Leukemia Diseases 0.000 description 2
- 208000015914 Non-Hodgkin lymphomas Diseases 0.000 description 2
- 108091028043 Nucleic acid sequence Proteins 0.000 description 2
- 208000002193 Pain Diseases 0.000 description 2
- 208000008900 Pancreatic Ductal Carcinoma Diseases 0.000 description 2
- 206010061902 Pancreatic neoplasm Diseases 0.000 description 2
- 102100033422 Pericentriolar material 1 protein Human genes 0.000 description 2
- 102100036660 Persephin Human genes 0.000 description 2
- 208000006664 Precursor Cell Lymphoblastic Leukemia-Lymphoma Diseases 0.000 description 2
- 208000033766 Prolymphocytic Leukemia Diseases 0.000 description 2
- 208000033826 Promyelocytic Acute Leukemia Diseases 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 2
- 102000012515 Protein kinase domains Human genes 0.000 description 2
- 108050002122 Protein kinase domains Proteins 0.000 description 2
- 102220533283 Proto-oncogene tyrosine-protein kinase receptor Ret_F961L_mutation Human genes 0.000 description 2
- 102220570924 Proto-oncogene tyrosine-protein kinase receptor Ret_G593E_mutation Human genes 0.000 description 2
- 102220570931 Proto-oncogene tyrosine-protein kinase receptor Ret_R360W_mutation Human genes 0.000 description 2
- 101150040459 RAS gene Proteins 0.000 description 2
- 108091008551 RET receptors Proteins 0.000 description 2
- 229910005948 SO2Cl Inorganic materials 0.000 description 2
- 208000005718 Stomach Neoplasms Diseases 0.000 description 2
- 102000006275 Ubiquitin-Protein Ligases Human genes 0.000 description 2
- 108010083111 Ubiquitin-Protein Ligases Proteins 0.000 description 2
- LJOOWESTVASNOG-UFJKPHDISA-N [(1s,3r,4ar,7s,8s,8as)-3-hydroxy-8-[2-[(4r)-4-hydroxy-6-oxooxan-2-yl]ethyl]-7-methyl-1,2,3,4,4a,7,8,8a-octahydronaphthalen-1-yl] (2s)-2-methylbutanoate Chemical compound C([C@H]1[C@@H](C)C=C[C@H]2C[C@@H](O)C[C@@H]([C@H]12)OC(=O)[C@@H](C)CC)CC1C[C@@H](O)CC(=O)O1 LJOOWESTVASNOG-UFJKPHDISA-N 0.000 description 2
- NPUXORBZRBIOMQ-RUZDIDTESA-N [(2R)-1-[[4-[[3-(benzenesulfonylmethyl)-5-methylphenoxy]methyl]phenyl]methyl]-2-pyrrolidinyl]methanol Chemical compound C=1C(OCC=2C=CC(CN3[C@H](CCC3)CO)=CC=2)=CC(C)=CC=1CS(=O)(=O)C1=CC=CC=C1 NPUXORBZRBIOMQ-RUZDIDTESA-N 0.000 description 2
- ISYOFZCEMBXHOL-UHFFFAOYSA-M [Li].CC(C)[Mg]Cl Chemical compound [Li].CC(C)[Mg]Cl ISYOFZCEMBXHOL-UHFFFAOYSA-M 0.000 description 2
- YLEIFZAVNWDOBM-ZTNXSLBXSA-N ac1l9hc7 Chemical compound C([C@H]12)C[C@@H](C([C@@H](O)CC3)(C)C)[C@@]43C[C@@]14CC[C@@]1(C)[C@@]2(C)C[C@@H]2O[C@]3(O)[C@H](O)C(C)(C)O[C@@H]3[C@@H](C)[C@H]12 YLEIFZAVNWDOBM-ZTNXSLBXSA-N 0.000 description 2
- 208000017733 acquired polycythemia vera Diseases 0.000 description 2
- 208000036676 acute undifferentiated leukemia Diseases 0.000 description 2
- 102000035181 adaptor proteins Human genes 0.000 description 2
- 108091005764 adaptor proteins Proteins 0.000 description 2
- 208000037844 advanced solid tumor Diseases 0.000 description 2
- 235000004279 alanine Nutrition 0.000 description 2
- 150000001299 aldehydes Chemical class 0.000 description 2
- 238000011394 anticancer treatment Methods 0.000 description 2
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 2
- 230000003305 autocrine Effects 0.000 description 2
- KGNDCEVUMONOKF-UGPLYTSKSA-N benzyl n-[(2r)-1-[(2s,4r)-2-[[(2s)-6-amino-1-(1,3-benzoxazol-2-yl)-1,1-dihydroxyhexan-2-yl]carbamoyl]-4-[(4-methylphenyl)methoxy]pyrrolidin-1-yl]-1-oxo-4-phenylbutan-2-yl]carbamate Chemical compound C1=CC(C)=CC=C1CO[C@H]1CN(C(=O)[C@@H](CCC=2C=CC=CC=2)NC(=O)OCC=2C=CC=CC=2)[C@H](C(=O)N[C@@H](CCCCN)C(O)(O)C=2OC3=CC=CC=C3N=2)C1 KGNDCEVUMONOKF-UGPLYTSKSA-N 0.000 description 2
- 208000026900 bile duct neoplasm Diseases 0.000 description 2
- 210000004556 brain Anatomy 0.000 description 2
- 210000000133 brain stem Anatomy 0.000 description 2
- GZUXJHMPEANEGY-UHFFFAOYSA-N bromomethane Chemical compound BrC GZUXJHMPEANEGY-UHFFFAOYSA-N 0.000 description 2
- 102220367971 c.2647G>T Human genes 0.000 description 2
- 238000000423 cell based assay Methods 0.000 description 2
- 208000025997 central nervous system neoplasm Diseases 0.000 description 2
- 238000002512 chemotherapy Methods 0.000 description 2
- 208000006990 cholangiocarcinoma Diseases 0.000 description 2
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 2
- 230000008711 chromosomal rearrangement Effects 0.000 description 2
- 210000000349 chromosome Anatomy 0.000 description 2
- 201000010903 chronic neutrophilic leukemia Diseases 0.000 description 2
- 239000013065 commercial product Substances 0.000 description 2
- 229940125773 compound 10 Drugs 0.000 description 2
- 229940125797 compound 12 Drugs 0.000 description 2
- 229940126543 compound 14 Drugs 0.000 description 2
- 229940126142 compound 16 Drugs 0.000 description 2
- 229940126208 compound 22 Drugs 0.000 description 2
- 229940125833 compound 23 Drugs 0.000 description 2
- 229940125846 compound 25 Drugs 0.000 description 2
- 229940127204 compound 29 Drugs 0.000 description 2
- 229940125877 compound 31 Drugs 0.000 description 2
- 229940125807 compound 37 Drugs 0.000 description 2
- 229940126540 compound 41 Drugs 0.000 description 2
- 229940125936 compound 42 Drugs 0.000 description 2
- 229940125844 compound 46 Drugs 0.000 description 2
- 229940127113 compound 57 Drugs 0.000 description 2
- 229940125900 compound 59 Drugs 0.000 description 2
- 229940126179 compound 72 Drugs 0.000 description 2
- 230000037011 constitutive activity Effects 0.000 description 2
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 2
- 235000018417 cysteine Nutrition 0.000 description 2
- XUJNEKJLAYXESH-UHFFFAOYSA-N cysteine Natural products SCC(N)C(O)=O XUJNEKJLAYXESH-UHFFFAOYSA-N 0.000 description 2
- 230000001086 cytosolic effect Effects 0.000 description 2
- 229940127089 cytotoxic agent Drugs 0.000 description 2
- 230000003013 cytotoxicity Effects 0.000 description 2
- 231100000135 cytotoxicity Toxicity 0.000 description 2
- 230000003247 decreasing effect Effects 0.000 description 2
- 238000006471 dimerization reaction Methods 0.000 description 2
- WQOXQRCZOLPYPM-UHFFFAOYSA-N dimethyl disulfide Chemical compound CSSC WQOXQRCZOLPYPM-UHFFFAOYSA-N 0.000 description 2
- 239000003937 drug carrier Substances 0.000 description 2
- 238000010931 ester hydrolysis Methods 0.000 description 2
- GWNFQAKCJYEJEW-UHFFFAOYSA-N ethyl 3-[8-[[4-methyl-5-[(3-methyl-4-oxophthalazin-1-yl)methyl]-1,2,4-triazol-3-yl]sulfanyl]octanoylamino]benzoate Chemical compound CCOC(=O)C1=CC(NC(=O)CCCCCCCSC2=NN=C(CC3=NN(C)C(=O)C4=CC=CC=C34)N2C)=CC=C1 GWNFQAKCJYEJEW-UHFFFAOYSA-N 0.000 description 2
- 230000001747 exhibiting effect Effects 0.000 description 2
- WBJINCZRORDGAQ-UHFFFAOYSA-N formic acid ethyl ester Natural products CCOC=O WBJINCZRORDGAQ-UHFFFAOYSA-N 0.000 description 2
- 230000037433 frameshift Effects 0.000 description 2
- 230000006870 function Effects 0.000 description 2
- 206010017758 gastric cancer Diseases 0.000 description 2
- 201000011243 gastrointestinal stromal tumor Diseases 0.000 description 2
- 208000005017 glioblastoma Diseases 0.000 description 2
- 239000003102 growth factor Substances 0.000 description 2
- 230000036541 health Effects 0.000 description 2
- 208000024348 heart neoplasm Diseases 0.000 description 2
- 150000003840 hydrochlorides Chemical class 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 238000000338 in vitro Methods 0.000 description 2
- 239000013067 intermediate product Substances 0.000 description 2
- 230000026045 iodination Effects 0.000 description 2
- 238000006192 iodination reaction Methods 0.000 description 2
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- 230000000155 isotopic effect Effects 0.000 description 2
- ZLVXBBHTMQJRSX-VMGNSXQWSA-N jdtic Chemical compound C1([C@]2(C)CCN(C[C@@H]2C)C[C@H](C(C)C)NC(=O)[C@@H]2NCC3=CC(O)=CC=C3C2)=CC=CC(O)=C1 ZLVXBBHTMQJRSX-VMGNSXQWSA-N 0.000 description 2
- 201000005992 juvenile myelomonocytic leukemia Diseases 0.000 description 2
- 208000014018 liver neoplasm Diseases 0.000 description 2
- RENRQMCACQEWFC-UGKGYDQZSA-N lnp023 Chemical compound C1([C@H]2N(CC=3C=4C=CNC=4C(C)=CC=3OC)CC[C@@H](C2)OCC)=CC=C(C(O)=O)C=C1 RENRQMCACQEWFC-UGKGYDQZSA-N 0.000 description 2
- 208000015486 malignant pancreatic neoplasm Diseases 0.000 description 2
- 239000000463 material Substances 0.000 description 2
- 230000035800 maturation Effects 0.000 description 2
- 239000002609 medium Substances 0.000 description 2
- 230000009401 metastasis Effects 0.000 description 2
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 2
- 238000012544 monitoring process Methods 0.000 description 2
- 208000025113 myeloid leukemia Diseases 0.000 description 2
- 201000000050 myeloid neoplasm Diseases 0.000 description 2
- 208000018795 nasal cavity and paranasal sinus carcinoma Diseases 0.000 description 2
- 208000007538 neurilemmoma Diseases 0.000 description 2
- 239000002773 nucleotide Substances 0.000 description 2
- 125000003729 nucleotide group Chemical group 0.000 description 2
- 230000003647 oxidation Effects 0.000 description 2
- 238000007254 oxidation reaction Methods 0.000 description 2
- 125000004430 oxygen atom Chemical group O* 0.000 description 2
- 201000002528 pancreatic cancer Diseases 0.000 description 2
- 208000008443 pancreatic carcinoma Diseases 0.000 description 2
- 201000010279 papillary renal cell carcinoma Diseases 0.000 description 2
- 239000013610 patient sample Substances 0.000 description 2
- 108010070453 persephin Proteins 0.000 description 2
- 208000037244 polycythemia vera Diseases 0.000 description 2
- 229920000137 polyphosphoric acid Polymers 0.000 description 2
- 230000002265 prevention Effects 0.000 description 2
- 230000002062 proliferating effect Effects 0.000 description 2
- 230000006916 protein interaction Effects 0.000 description 2
- 238000012175 pyrosequencing Methods 0.000 description 2
- 102000016914 ras Proteins Human genes 0.000 description 2
- 102000005962 receptors Human genes 0.000 description 2
- 108020003175 receptors Proteins 0.000 description 2
- 238000002271 resection Methods 0.000 description 2
- 102200062343 rs118203721 Human genes 0.000 description 2
- 102200006199 rs121913308 Human genes 0.000 description 2
- 102220007180 rs121913308 Human genes 0.000 description 2
- 102220335411 rs1280250127 Human genes 0.000 description 2
- 102220194859 rs137855422 Human genes 0.000 description 2
- 102220335403 rs1393753095 Human genes 0.000 description 2
- 102200006129 rs141185224 Human genes 0.000 description 2
- 102220007191 rs143795581 Human genes 0.000 description 2
- 102220007192 rs146646971 Human genes 0.000 description 2
- 102220007214 rs146838520 Human genes 0.000 description 2
- 102220007188 rs148935214 Human genes 0.000 description 2
- 102220007206 rs149891333 Human genes 0.000 description 2
- 102220335404 rs1554818786 Human genes 0.000 description 2
- 102220335414 rs1554819165 Human genes 0.000 description 2
- 102220335415 rs1554819392 Human genes 0.000 description 2
- 102220007162 rs201101792 Human genes 0.000 description 2
- 102200055821 rs201486601 Human genes 0.000 description 2
- 102220007165 rs201553718 Human genes 0.000 description 2
- 102220007164 rs201745826 Human genes 0.000 description 2
- 102200119611 rs267606715 Human genes 0.000 description 2
- 102200034108 rs28933683 Human genes 0.000 description 2
- 102200006103 rs34617196 Human genes 0.000 description 2
- 102200004867 rs34682185 Human genes 0.000 description 2
- 102220197863 rs374250186 Human genes 0.000 description 2
- 102220007163 rs377767388 Human genes 0.000 description 2
- 102220010314 rs377767389 Human genes 0.000 description 2
- 102220007166 rs377767390 Human genes 0.000 description 2
- 102200004573 rs377767391 Human genes 0.000 description 2
- 102200004574 rs377767391 Human genes 0.000 description 2
- 102200004575 rs377767391 Human genes 0.000 description 2
- 102200004634 rs377767393 Human genes 0.000 description 2
- 102220007168 rs377767394 Human genes 0.000 description 2
- 102220007169 rs377767395 Human genes 0.000 description 2
- 102200004571 rs377767396 Human genes 0.000 description 2
- 102200004579 rs377767397 Human genes 0.000 description 2
- 102220007170 rs377767397 Human genes 0.000 description 2
- 102220007174 rs377767400 Human genes 0.000 description 2
- 102220007175 rs377767402 Human genes 0.000 description 2
- 102220007176 rs377767404 Human genes 0.000 description 2
- 102200006195 rs377767405 Human genes 0.000 description 2
- 102200006197 rs377767405 Human genes 0.000 description 2
- 102200006198 rs377767405 Human genes 0.000 description 2
- 102220007177 rs377767406 Human genes 0.000 description 2
- 102220007178 rs377767406 Human genes 0.000 description 2
- 102220007183 rs377767407 Human genes 0.000 description 2
- 102220010316 rs377767409 Human genes 0.000 description 2
- 102220007184 rs377767410 Human genes 0.000 description 2
- 102220007190 rs377767413 Human genes 0.000 description 2
- 102220007195 rs377767414 Human genes 0.000 description 2
- 102220007196 rs377767415 Human genes 0.000 description 2
- 102220007201 rs377767420 Human genes 0.000 description 2
- 102220007204 rs377767422 Human genes 0.000 description 2
- 102220007208 rs377767423 Human genes 0.000 description 2
- 102220007209 rs377767424 Human genes 0.000 description 2
- 102220007211 rs377767426 Human genes 0.000 description 2
- 102220007212 rs377767427 Human genes 0.000 description 2
- 102200006109 rs377767429 Human genes 0.000 description 2
- 102200006306 rs377767430 Human genes 0.000 description 2
- 102220007219 rs377767431 Human genes 0.000 description 2
- 102200006311 rs377767432 Human genes 0.000 description 2
- 102220010311 rs377767433 Human genes 0.000 description 2
- 102220009701 rs377767439 Human genes 0.000 description 2
- 102220010312 rs377767441 Human genes 0.000 description 2
- 102220007181 rs55846256 Human genes 0.000 description 2
- 102200006107 rs55947360 Human genes 0.000 description 2
- 102220007210 rs55947360 Human genes 0.000 description 2
- 102200164125 rs63750240 Human genes 0.000 description 2
- 102220265970 rs747844360 Human genes 0.000 description 2
- 102200006135 rs75075748 Human genes 0.000 description 2
- 102200006161 rs75076352 Human genes 0.000 description 2
- 102220265321 rs753156691 Human genes 0.000 description 2
- 102220007167 rs75873440 Human genes 0.000 description 2
- 102200006205 rs75996173 Human genes 0.000 description 2
- 102200006305 rs76087194 Human genes 0.000 description 2
- 102200006358 rs76262710 Human genes 0.000 description 2
- 102200006359 rs76262710 Human genes 0.000 description 2
- 102200006285 rs76534745 Human genes 0.000 description 2
- 102200006363 rs77316810 Human genes 0.000 description 2
- 102200006364 rs77316810 Human genes 0.000 description 2
- 102200006191 rs77503355 Human genes 0.000 description 2
- 102200006365 rs77503355 Human genes 0.000 description 2
- 102200004570 rs77558292 Human genes 0.000 description 2
- 102200004635 rs77558292 Human genes 0.000 description 2
- 102220007154 rs77558292 Human genes 0.000 description 2
- 102220004874 rs77711105 Human genes 0.000 description 2
- 102200004572 rs77939446 Human genes 0.000 description 2
- 102220010204 rs77939446 Human genes 0.000 description 2
- 102200004641 rs78098482 Human genes 0.000 description 2
- 102220007220 rs78347871 Human genes 0.000 description 2
- 102220007221 rs78347871 Human genes 0.000 description 2
- 102200006357 rs79781594 Human genes 0.000 description 2
- 102200006360 rs79781594 Human genes 0.000 description 2
- 102200006361 rs79781594 Human genes 0.000 description 2
- 102200006366 rs79890926 Human genes 0.000 description 2
- 102200004577 rs80069458 Human genes 0.000 description 2
- 102200004872 rs80236571 Human genes 0.000 description 2
- 102220095273 rs876658138 Human genes 0.000 description 2
- 230000019491 signal transduction Effects 0.000 description 2
- KSAVQLQVUXSOCR-UHFFFAOYSA-M sodium lauroyl sarcosinate Chemical compound [Na+].CCCCCCCCCCCC(=O)N(C)CC([O-])=O KSAVQLQVUXSOCR-UHFFFAOYSA-M 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 201000011549 stomach cancer Diseases 0.000 description 2
- 230000003319 supportive effect Effects 0.000 description 2
- 230000004083 survival effect Effects 0.000 description 2
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 description 2
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- ILMRJRBKQSSXGY-UHFFFAOYSA-N tert-butyl(dimethyl)silicon Chemical group C[Si](C)C(C)(C)C ILMRJRBKQSSXGY-UHFFFAOYSA-N 0.000 description 2
- 208000008732 thymoma Diseases 0.000 description 2
- 238000001890 transfection Methods 0.000 description 2
- AQRLNPVMDITEJU-UHFFFAOYSA-N triethylsilane Chemical compound CC[SiH](CC)CC AQRLNPVMDITEJU-UHFFFAOYSA-N 0.000 description 2
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 2
- MWKJTNBSKNUMFN-UHFFFAOYSA-N trifluoromethyltrimethylsilane Chemical compound C[Si](C)(C)C(F)(F)F MWKJTNBSKNUMFN-UHFFFAOYSA-N 0.000 description 2
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 2
- 229910052721 tungsten Inorganic materials 0.000 description 2
- 108700026220 vif Genes Proteins 0.000 description 2
- UAOUIVVJBYDFKD-XKCDOFEDSA-N (1R,9R,10S,11R,12R,15S,18S,21R)-10,11,21-trihydroxy-8,8-dimethyl-14-methylidene-4-(prop-2-enylamino)-20-oxa-5-thia-3-azahexacyclo[9.7.2.112,15.01,9.02,6.012,18]henicosa-2(6),3-dien-13-one Chemical compound C([C@@H]1[C@@H](O)[C@@]23C(C1=C)=O)C[C@H]2[C@]12C(N=C(NCC=C)S4)=C4CC(C)(C)[C@H]1[C@H](O)[C@]3(O)OC2 UAOUIVVJBYDFKD-XKCDOFEDSA-N 0.000 description 1
- VIJSPAIQWVPKQZ-BLECARSGSA-N (2s)-2-[[(2s)-2-[[(2s)-2-[[(2s)-2-[[(2s)-2-[[(2s)-2-acetamido-5-(diaminomethylideneamino)pentanoyl]amino]-4-methylpentanoyl]amino]-4,4-dimethylpentanoyl]amino]-4-methylpentanoyl]amino]propanoyl]amino]-5-(diaminomethylideneamino)pentanoic acid Chemical compound NC(=N)NCCC[C@@H](C(O)=O)NC(=O)[C@H](C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(C)(C)C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCNC(N)=N)NC(C)=O VIJSPAIQWVPKQZ-BLECARSGSA-N 0.000 description 1
- IWZSHWBGHQBIML-ZGGLMWTQSA-N (3S,8S,10R,13S,14S,17S)-17-isoquinolin-7-yl-N,N,10,13-tetramethyl-2,3,4,7,8,9,11,12,14,15,16,17-dodecahydro-1H-cyclopenta[a]phenanthren-3-amine Chemical compound CN(C)[C@H]1CC[C@]2(C)C3CC[C@@]4(C)[C@@H](CC[C@@H]4c4ccc5ccncc5c4)[C@@H]3CC=C2C1 IWZSHWBGHQBIML-ZGGLMWTQSA-N 0.000 description 1
- KCOYQXZDFIIGCY-CZIZESTLSA-N (3e)-4-amino-5-fluoro-3-[5-(4-methylpiperazin-1-yl)-1,3-dihydrobenzimidazol-2-ylidene]quinolin-2-one Chemical compound C1CN(C)CCN1C1=CC=C(N\C(N2)=C/3C(=C4C(F)=CC=CC4=NC\3=O)N)C2=C1 KCOYQXZDFIIGCY-CZIZESTLSA-N 0.000 description 1
- OOKAZRDERJMRCJ-KOUAFAAESA-N (3r)-7-[(1s,2s,4ar,6s,8s)-2,6-dimethyl-8-[(2s)-2-methylbutanoyl]oxy-1,2,4a,5,6,7,8,8a-octahydronaphthalen-1-yl]-3-hydroxy-5-oxoheptanoic acid Chemical compound C1=C[C@H](C)[C@H](CCC(=O)C[C@@H](O)CC(O)=O)C2[C@@H](OC(=O)[C@@H](C)CC)C[C@@H](C)C[C@@H]21 OOKAZRDERJMRCJ-KOUAFAAESA-N 0.000 description 1
- MPDDTAJMJCESGV-CTUHWIOQSA-M (3r,5r)-7-[2-(4-fluorophenyl)-5-[methyl-[(1r)-1-phenylethyl]carbamoyl]-4-propan-2-ylpyrazol-3-yl]-3,5-dihydroxyheptanoate Chemical compound C1([C@@H](C)N(C)C(=O)C2=NN(C(CC[C@@H](O)C[C@@H](O)CC([O-])=O)=C2C(C)C)C=2C=CC(F)=CC=2)=CC=CC=C1 MPDDTAJMJCESGV-CTUHWIOQSA-M 0.000 description 1
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 1
- KKHFRAFPESRGGD-UHFFFAOYSA-N 1,3-dimethyl-7-[3-(n-methylanilino)propyl]purine-2,6-dione Chemical compound C1=NC=2N(C)C(=O)N(C)C(=O)C=2N1CCCN(C)C1=CC=CC=C1 KKHFRAFPESRGGD-UHFFFAOYSA-N 0.000 description 1
- WLAVZAAODLTUSW-UHFFFAOYSA-N 1-n'-[3-fluoro-4-[2-[5-[(2-methoxyethylamino)methyl]pyridin-2-yl]thieno[3,2-b]pyridin-7-yl]oxyphenyl]-1-n-(4-fluorophenyl)cyclopropane-1,1-dicarboxamide Chemical compound N1=CC(CNCCOC)=CC=C1C1=CC2=NC=CC(OC=3C(=CC(NC(=O)C4(CC4)C(=O)NC=4C=CC(F)=CC=4)=CC=3)F)=C2S1 WLAVZAAODLTUSW-UHFFFAOYSA-N 0.000 description 1
- 125000004206 2,2,2-trifluoroethyl group Chemical group [H]C([H])(*)C(F)(F)F 0.000 description 1
- 125000004778 2,2-difluoroethyl group Chemical group [H]C([H])(*)C([H])(F)F 0.000 description 1
- VCUXVXLUOHDHKK-UHFFFAOYSA-N 2-(2-aminopyrimidin-4-yl)-4-(2-chloro-4-methoxyphenyl)-1,3-thiazole-5-carboxamide Chemical compound ClC1=CC(OC)=CC=C1C1=C(C(N)=O)SC(C=2N=C(N)N=CC=2)=N1 VCUXVXLUOHDHKK-UHFFFAOYSA-N 0.000 description 1
- QEBYEVQKHRUYPE-UHFFFAOYSA-N 2-(2-chlorophenyl)-5-[(1-methylpyrazol-3-yl)methyl]-4-[[methyl(pyridin-3-ylmethyl)amino]methyl]-1h-pyrazolo[4,3-c]pyridine-3,6-dione Chemical compound C1=CN(C)N=C1CN1C(=O)C=C2NN(C=3C(=CC=CC=3)Cl)C(=O)C2=C1CN(C)CC1=CC=CN=C1 QEBYEVQKHRUYPE-UHFFFAOYSA-N 0.000 description 1
- 125000004777 2-fluoroethyl group Chemical group [H]C([H])(F)C([H])([H])* 0.000 description 1
- 125000004105 2-pyridyl group Chemical group N1=C([*])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- UNSHMXUHOHBLIQ-UHFFFAOYSA-N 3-[4-chloro-3-(2-methylphenoxy)naphthalen-1-yl]-6-(trifluoromethyl)-1H-pyrimidine-2,4-dione Chemical compound ClC1=C(C=C(C2=CC=CC=C12)N1C(NC(=CC1=O)C(F)(F)F)=O)OC1=C(C=CC=C1)C UNSHMXUHOHBLIQ-UHFFFAOYSA-N 0.000 description 1
- NHQDETIJWKXCTC-UHFFFAOYSA-N 3-chloroperbenzoic acid Chemical compound OOC(=O)C1=CC=CC(Cl)=C1 NHQDETIJWKXCTC-UHFFFAOYSA-N 0.000 description 1
- 125000003349 3-pyridyl group Chemical group N1=C([H])C([*])=C([H])C([H])=C1[H] 0.000 description 1
- WCDLCPLAAKUJNY-UHFFFAOYSA-N 4-[4-[3-(1h-pyrazol-4-yl)pyrazolo[1,5-a]pyrimidin-6-yl]phenyl]morpholine Chemical compound C1COCCN1C1=CC=C(C2=CN3N=CC(=C3N=C2)C2=CNN=C2)C=C1 WCDLCPLAAKUJNY-UHFFFAOYSA-N 0.000 description 1
- MPMKMQHJHDHPBE-RUZDIDTESA-N 4-[[(2r)-1-(1-benzothiophene-3-carbonyl)-2-methylazetidine-2-carbonyl]-[(3-chlorophenyl)methyl]amino]butanoic acid Chemical compound O=C([C@@]1(N(CC1)C(=O)C=1C2=CC=CC=C2SC=1)C)N(CCCC(O)=O)CC1=CC=CC(Cl)=C1 MPMKMQHJHDHPBE-RUZDIDTESA-N 0.000 description 1
- GSDQYSSLIKJJOG-UHFFFAOYSA-N 4-chloro-2-(3-chloroanilino)benzoic acid Chemical compound OC(=O)C1=CC=C(Cl)C=C1NC1=CC=CC(Cl)=C1 GSDQYSSLIKJJOG-UHFFFAOYSA-N 0.000 description 1
- 125000004217 4-methoxybenzyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1OC([H])([H])[H])C([H])([H])* 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- IRBAWVGZNJIROV-SFHVURJKSA-N 9-(2-cyclopropylethynyl)-2-[[(2s)-1,4-dioxan-2-yl]methoxy]-6,7-dihydropyrimido[6,1-a]isoquinolin-4-one Chemical compound C1=C2C3=CC=C(C#CC4CC4)C=C3CCN2C(=O)N=C1OC[C@@H]1COCCO1 IRBAWVGZNJIROV-SFHVURJKSA-N 0.000 description 1
- 102100033793 ALK tyrosine kinase receptor Human genes 0.000 description 1
- 206010069754 Acquired gene mutation Diseases 0.000 description 1
- 229910016455 AlBN Inorganic materials 0.000 description 1
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 1
- 239000005695 Ammonium acetate Substances 0.000 description 1
- 239000001729 Ammonium fumarate Substances 0.000 description 1
- 206010061424 Anal cancer Diseases 0.000 description 1
- 201000003076 Angiosarcoma Diseases 0.000 description 1
- 208000007860 Anus Neoplasms Diseases 0.000 description 1
- 206010073360 Appendix cancer Diseases 0.000 description 1
- 206010003445 Ascites Diseases 0.000 description 1
- 208000023275 Autoimmune disease Diseases 0.000 description 1
- MLDQJTXFUGDVEO-UHFFFAOYSA-N BAY-43-9006 Chemical compound C1=NC(C(=O)NC)=CC(OC=2C=CC(NC(=O)NC=3C=C(C(Cl)=CC=3)C(F)(F)F)=CC=2)=C1 MLDQJTXFUGDVEO-UHFFFAOYSA-N 0.000 description 1
- 206010004146 Basal cell carcinoma Diseases 0.000 description 1
- 206010005003 Bladder cancer Diseases 0.000 description 1
- 206010005949 Bone cancer Diseases 0.000 description 1
- 208000018084 Bone neoplasm Diseases 0.000 description 1
- 241000283690 Bos taurus Species 0.000 description 1
- 206010006143 Brain stem glioma Diseases 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- 208000011691 Burkitt lymphomas Diseases 0.000 description 1
- ISMDILRWKSYCOD-GNKBHMEESA-N C(C1=CC=CC=C1)[C@@H]1NC(OCCCCCCCCCCCNC([C@@H](NC(C[C@@H]1O)=O)C(C)C)=O)=O Chemical compound C(C1=CC=CC=C1)[C@@H]1NC(OCCCCCCCCCCCNC([C@@H](NC(C[C@@H]1O)=O)C(C)C)=O)=O ISMDILRWKSYCOD-GNKBHMEESA-N 0.000 description 1
- 108091007381 CBL proteins Proteins 0.000 description 1
- GBLBJPZSROAGMF-RWYJCYHVSA-N CO[C@@]1(CC[C@@H](CC1)C1=NC(NC2=NNC(C)=C2)=CC(C)=N1)C(=O)N[C@@H](C)C1=CC=C(N=C1)N1C=C(F)C=N1 Chemical compound CO[C@@]1(CC[C@@H](CC1)C1=NC(NC2=NNC(C)=C2)=CC(C)=N1)C(=O)N[C@@H](C)C1=CC=C(N=C1)N1C=C(F)C=N1 GBLBJPZSROAGMF-RWYJCYHVSA-N 0.000 description 1
- 101100522123 Caenorhabditis elegans ptc-1 gene Proteins 0.000 description 1
- 102000055006 Calcitonin Human genes 0.000 description 1
- 108060001064 Calcitonin Proteins 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- 241000282472 Canis lupus familiaris Species 0.000 description 1
- 239000004215 Carbon black (E152) Substances 0.000 description 1
- 208000005623 Carcinogenesis Diseases 0.000 description 1
- 206010007275 Carcinoid tumour Diseases 0.000 description 1
- 206010007279 Carcinoid tumour of the gastrointestinal tract Diseases 0.000 description 1
- 206010007953 Central nervous system lymphoma Diseases 0.000 description 1
- 201000009047 Chordoma Diseases 0.000 description 1
- 208000016718 Chromosome Inversion Diseases 0.000 description 1
- 206010052358 Colorectal cancer metastatic Diseases 0.000 description 1
- 229940126639 Compound 33 Drugs 0.000 description 1
- 230000004544 DNA amplification Effects 0.000 description 1
- 206010061818 Disease progression Diseases 0.000 description 1
- 206010013710 Drug interaction Diseases 0.000 description 1
- 208000001976 Endocrine Gland Neoplasms Diseases 0.000 description 1
- 206010014733 Endometrial cancer Diseases 0.000 description 1
- 206010014759 Endometrial neoplasm Diseases 0.000 description 1
- 241000283086 Equidae Species 0.000 description 1
- 208000000461 Esophageal Neoplasms Diseases 0.000 description 1
- 208000006168 Ewing Sarcoma Diseases 0.000 description 1
- 108700024394 Exon Proteins 0.000 description 1
- 208000017259 Extragonadal germ cell tumor Diseases 0.000 description 1
- 108091008794 FGF receptors Proteins 0.000 description 1
- 201000001342 Fallopian tube cancer Diseases 0.000 description 1
- 208000013452 Fallopian tube neoplasm Diseases 0.000 description 1
- 201000006850 Familial medullary thyroid carcinoma Diseases 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- 102000044168 Fibroblast Growth Factor Receptor Human genes 0.000 description 1
- 206010053717 Fibrous histiocytoma Diseases 0.000 description 1
- 238000012413 Fluorescence activated cell sorting analysis Methods 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- 101710113436 GTPase KRas Proteins 0.000 description 1
- 208000022072 Gallbladder Neoplasms Diseases 0.000 description 1
- 201000004066 Ganglioglioma Diseases 0.000 description 1
- 108010001589 Glial Cell Line-Derived Neurotrophic Factors Proteins 0.000 description 1
- 208000032612 Glial tumor Diseases 0.000 description 1
- 201000010915 Glioblastoma multiforme Diseases 0.000 description 1
- WHUUTDBJXJRKMK-UHFFFAOYSA-N Glutamic acid Natural products OC(=O)C(N)CCC(O)=O WHUUTDBJXJRKMK-UHFFFAOYSA-N 0.000 description 1
- 239000007818 Grignard reagent Substances 0.000 description 1
- 208000001258 Hemangiosarcoma Diseases 0.000 description 1
- 102100035108 High affinity nerve growth factor receptor Human genes 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 101001050559 Homo sapiens Kinesin-1 heavy chain Proteins 0.000 description 1
- 101000581507 Homo sapiens Methyl-CpG-binding domain protein 1 Proteins 0.000 description 1
- 101000851007 Homo sapiens Vascular endothelial growth factor receptor 2 Proteins 0.000 description 1
- 201000002980 Hyperparathyroidism Diseases 0.000 description 1
- 206010021042 Hypopharyngeal cancer Diseases 0.000 description 1
- 206010056305 Hypopharyngeal neoplasm Diseases 0.000 description 1
- 201000003803 Inflammatory myofibroblastic tumor Diseases 0.000 description 1
- 206010067917 Inflammatory myofibroblastic tumour Diseases 0.000 description 1
- 108010002386 Interleukin-3 Proteins 0.000 description 1
- 206010061252 Intraocular melanoma Diseases 0.000 description 1
- 208000009164 Islet Cell Adenoma Diseases 0.000 description 1
- 206010023256 Juvenile melanoma benign Diseases 0.000 description 1
- 208000007766 Kaposi sarcoma Diseases 0.000 description 1
- 208000008839 Kidney Neoplasms Diseases 0.000 description 1
- 102100023422 Kinesin-1 heavy chain Human genes 0.000 description 1
- HNDVDQJCIGZPNO-YFKPBYRVSA-N L-histidine Chemical compound OC(=O)[C@@H](N)CC1=CN=CN1 HNDVDQJCIGZPNO-YFKPBYRVSA-N 0.000 description 1
- AGPKZVBTJJNPAG-WHFBIAKZSA-N L-isoleucine Chemical compound CC[C@H](C)[C@H](N)C(O)=O AGPKZVBTJJNPAG-WHFBIAKZSA-N 0.000 description 1
- 239000002147 L01XE04 - Sunitinib Substances 0.000 description 1
- 239000005511 L01XE05 - Sorafenib Substances 0.000 description 1
- 239000002118 L01XE12 - Vandetanib Substances 0.000 description 1
- 239000002137 L01XE24 - Ponatinib Substances 0.000 description 1
- 239000002176 L01XE26 - Cabozantinib Substances 0.000 description 1
- 201000005099 Langerhans cell histiocytosis Diseases 0.000 description 1
- 206010023825 Laryngeal cancer Diseases 0.000 description 1
- 206010062038 Lip neoplasm Diseases 0.000 description 1
- 206010025557 Malignant fibrous histiocytoma of bone Diseases 0.000 description 1
- 208000032271 Malignant tumor of penis Diseases 0.000 description 1
- 241000124008 Mammalia Species 0.000 description 1
- 208000000172 Medulloblastoma Diseases 0.000 description 1
- 206010027406 Mesothelioma Diseases 0.000 description 1
- 206010059282 Metastases to central nervous system Diseases 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 102100027383 Methyl-CpG-binding domain protein 1 Human genes 0.000 description 1
- 206010028193 Multiple endocrine neoplasia syndromes Diseases 0.000 description 1
- 241000699660 Mus musculus Species 0.000 description 1
- 241000699670 Mus sp. Species 0.000 description 1
- 108700026495 N-Myc Proto-Oncogene Proteins 0.000 description 1
- 102000055056 N-Myc Proto-Oncogene Human genes 0.000 description 1
- POFVJRKJJBFPII-UHFFFAOYSA-N N-cyclopentyl-5-[2-[[5-[(4-ethylpiperazin-1-yl)methyl]pyridin-2-yl]amino]-5-fluoropyrimidin-4-yl]-4-methyl-1,3-thiazol-2-amine Chemical compound C1(CCCC1)NC=1SC(=C(N=1)C)C1=NC(=NC=C1F)NC1=NC=C(C=C1)CN1CCN(CC1)CC POFVJRKJJBFPII-UHFFFAOYSA-N 0.000 description 1
- OPFJDXRVMFKJJO-ZHHKINOHSA-N N-{[3-(2-benzamido-4-methyl-1,3-thiazol-5-yl)-pyrazol-5-yl]carbonyl}-G-dR-G-dD-dD-dD-NH2 Chemical compound S1C(C=2NN=C(C=2)C(=O)NCC(=O)N[C@H](CCCN=C(N)N)C(=O)NCC(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC(O)=O)C(N)=O)=C(C)N=C1NC(=O)C1=CC=CC=C1 OPFJDXRVMFKJJO-ZHHKINOHSA-N 0.000 description 1
- CXQHYVUVSFXTMY-UHFFFAOYSA-N N1'-[3-fluoro-4-[[6-methoxy-7-[3-(4-morpholinyl)propoxy]-4-quinolinyl]oxy]phenyl]-N1-(4-fluorophenyl)cyclopropane-1,1-dicarboxamide Chemical compound C1=CN=C2C=C(OCCCN3CCOCC3)C(OC)=CC2=C1OC(C(=C1)F)=CC=C1NC(=O)C1(C(=O)NC=2C=CC(F)=CC=2)CC1 CXQHYVUVSFXTMY-UHFFFAOYSA-N 0.000 description 1
- 208000001894 Nasopharyngeal Neoplasms Diseases 0.000 description 1
- 206010061306 Nasopharyngeal cancer Diseases 0.000 description 1
- 206010061309 Neoplasm progression Diseases 0.000 description 1
- 102000007339 Nerve Growth Factor Receptors Human genes 0.000 description 1
- 108010032605 Nerve Growth Factor Receptors Proteins 0.000 description 1
- 238000000636 Northern blotting Methods 0.000 description 1
- 108020004711 Nucleic Acid Probes Proteins 0.000 description 1
- 206010030155 Oesophageal carcinoma Diseases 0.000 description 1
- 208000000160 Olfactory Esthesioneuroblastoma Diseases 0.000 description 1
- 201000010133 Oligodendroglioma Diseases 0.000 description 1
- 206010031096 Oropharyngeal cancer Diseases 0.000 description 1
- 206010057444 Oropharyngeal neoplasm Diseases 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 102000016979 Other receptors Human genes 0.000 description 1
- 206010033128 Ovarian cancer Diseases 0.000 description 1
- 206010061535 Ovarian neoplasm Diseases 0.000 description 1
- 229910020667 PBr3 Inorganic materials 0.000 description 1
- 238000012408 PCR amplification Methods 0.000 description 1
- 206010061332 Paraganglion neoplasm Diseases 0.000 description 1
- 208000000821 Parathyroid Neoplasms Diseases 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 208000002471 Penile Neoplasms Diseases 0.000 description 1
- 206010034299 Penile cancer Diseases 0.000 description 1
- 208000009565 Pharyngeal Neoplasms Diseases 0.000 description 1
- 206010034811 Pharyngeal cancer Diseases 0.000 description 1
- 208000007913 Pituitary Neoplasms Diseases 0.000 description 1
- 201000008199 Pleuropulmonary blastoma Diseases 0.000 description 1
- 208000026149 Primary peritoneal carcinoma Diseases 0.000 description 1
- 241000288906 Primates Species 0.000 description 1
- 206010036790 Productive cough Diseases 0.000 description 1
- 102220533434 Proto-oncogene tyrosine-protein kinase receptor Ret_A639G_mutation Human genes 0.000 description 1
- 102220533306 Proto-oncogene tyrosine-protein kinase receptor Ret_F893L_mutation Human genes 0.000 description 1
- 102220533292 Proto-oncogene tyrosine-protein kinase receptor Ret_G894S_mutation Human genes 0.000 description 1
- 102220570865 Proto-oncogene tyrosine-protein kinase receptor Ret_L40P_mutation Human genes 0.000 description 1
- 102220570866 Proto-oncogene tyrosine-protein kinase receptor Ret_R77C_mutation Human genes 0.000 description 1
- 102220570913 Proto-oncogene tyrosine-protein kinase receptor Ret_V145G_mutation Human genes 0.000 description 1
- 238000011529 RT qPCR Methods 0.000 description 1
- 208000037323 Rare tumor Diseases 0.000 description 1
- 241000700159 Rattus Species 0.000 description 1
- 208000015634 Rectal Neoplasms Diseases 0.000 description 1
- 206010038389 Renal cancer Diseases 0.000 description 1
- 201000000582 Retinoblastoma Diseases 0.000 description 1
- 208000008938 Rhabdoid tumor Diseases 0.000 description 1
- 206010073334 Rhabdoid tumour Diseases 0.000 description 1
- 241000283984 Rodentia Species 0.000 description 1
- 208000004337 Salivary Gland Neoplasms Diseases 0.000 description 1
- 206010061934 Salivary gland cancer Diseases 0.000 description 1
- 208000009359 Sezary Syndrome Diseases 0.000 description 1
- 208000021388 Sezary disease Diseases 0.000 description 1
- 208000000453 Skin Neoplasms Diseases 0.000 description 1
- 206010041067 Small cell lung cancer Diseases 0.000 description 1
- 208000021712 Soft tissue sarcoma Diseases 0.000 description 1
- 238000002105 Southern blotting Methods 0.000 description 1
- 241000282887 Suidae Species 0.000 description 1
- UCKMPCXJQFINFW-UHFFFAOYSA-N Sulphide Chemical compound [S-2] UCKMPCXJQFINFW-UHFFFAOYSA-N 0.000 description 1
- 208000031673 T-Cell Cutaneous Lymphoma Diseases 0.000 description 1
- 208000029052 T-cell acute lymphoblastic leukemia Diseases 0.000 description 1
- 206010042971 T-cell lymphoma Diseases 0.000 description 1
- 208000027585 T-cell non-Hodgkin lymphoma Diseases 0.000 description 1
- 102000013530 TOR Serine-Threonine Kinases Human genes 0.000 description 1
- 108010065917 TOR Serine-Threonine Kinases Proteins 0.000 description 1
- 206010043276 Teratoma Diseases 0.000 description 1
- 208000024313 Testicular Neoplasms Diseases 0.000 description 1
- 206010057644 Testis cancer Diseases 0.000 description 1
- 208000009832 Thoracic Neoplasms Diseases 0.000 description 1
- 206010043515 Throat cancer Diseases 0.000 description 1
- 201000009365 Thymic carcinoma Diseases 0.000 description 1
- 206010044407 Transitional cell cancer of the renal pelvis and ureter Diseases 0.000 description 1
- 102000001742 Tumor Suppressor Proteins Human genes 0.000 description 1
- 108010040002 Tumor Suppressor Proteins Proteins 0.000 description 1
- 208000025865 Ulcer Diseases 0.000 description 1
- 206010046458 Urethral neoplasms Diseases 0.000 description 1
- 208000007097 Urinary Bladder Neoplasms Diseases 0.000 description 1
- 208000002495 Uterine Neoplasms Diseases 0.000 description 1
- 201000005969 Uveal melanoma Diseases 0.000 description 1
- 208000004354 Vulvar Neoplasms Diseases 0.000 description 1
- 208000033559 Waldenström macroglobulinemia Diseases 0.000 description 1
- 208000008383 Wilms tumor Diseases 0.000 description 1
- LNUFLCYMSVYYNW-ZPJMAFJPSA-N [(2r,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[[(3s,5s,8r,9s,10s,13r,14s,17r)-10,13-dimethyl-17-[(2r)-6-methylheptan-2-yl]-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-3-yl]oxy]-4,5-disulfo Chemical compound O([C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1C[C@@H]2CC[C@H]3[C@@H]4CC[C@@H]([C@]4(CC[C@@H]3[C@@]2(C)CC1)C)[C@H](C)CCCC(C)C)[C@H]1O[C@H](COS(O)(=O)=O)[C@@H](OS(O)(=O)=O)[C@H](OS(O)(=O)=O)[C@H]1OS(O)(=O)=O LNUFLCYMSVYYNW-ZPJMAFJPSA-N 0.000 description 1
- GJWAPAVRQYYSTK-UHFFFAOYSA-N [(dimethyl-$l^{3}-silanyl)amino]-dimethylsilicon Chemical compound C[Si](C)N[Si](C)C GJWAPAVRQYYSTK-UHFFFAOYSA-N 0.000 description 1
- SMNRFWMNPDABKZ-WVALLCKVSA-N [[(2R,3S,4R,5S)-5-(2,6-dioxo-3H-pyridin-3-yl)-3,4-dihydroxyoxolan-2-yl]methoxy-hydroxyphosphoryl] [[[(2R,3S,4S,5R,6R)-4-fluoro-3,5-dihydroxy-6-(hydroxymethyl)oxan-2-yl]oxy-hydroxyphosphoryl]oxy-hydroxyphosphoryl] hydrogen phosphate Chemical compound OC[C@H]1O[C@H](OP(O)(=O)OP(O)(=O)OP(O)(=O)OP(O)(=O)OC[C@H]2O[C@H]([C@H](O)[C@@H]2O)C2C=CC(=O)NC2=O)[C@H](O)[C@@H](F)[C@@H]1O SMNRFWMNPDABKZ-WVALLCKVSA-N 0.000 description 1
- 238000010521 absorption reaction Methods 0.000 description 1
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 1
- 125000002252 acyl group Chemical group 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 208000020990 adrenal cortex carcinoma Diseases 0.000 description 1
- 208000007128 adrenocortical carcinoma Diseases 0.000 description 1
- 125000003295 alanine group Chemical group N[C@@H](C)C(=O)* 0.000 description 1
- KDGFLJKFZUIJMX-UHFFFAOYSA-N alectinib Chemical compound CCC1=CC=2C(=O)C(C3=CC=C(C=C3N3)C#N)=C3C(C)(C)C=2C=C1N(CC1)CCC1N1CCOCC1 KDGFLJKFZUIJMX-UHFFFAOYSA-N 0.000 description 1
- 229960001611 alectinib Drugs 0.000 description 1
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 1
- 230000004075 alteration Effects 0.000 description 1
- 229940043376 ammonium acetate Drugs 0.000 description 1
- 235000019257 ammonium acetate Nutrition 0.000 description 1
- 230000000259 anti-tumor effect Effects 0.000 description 1
- 239000000427 antigen Substances 0.000 description 1
- 108091007433 antigens Proteins 0.000 description 1
- 102000036639 antigens Human genes 0.000 description 1
- 201000011165 anus cancer Diseases 0.000 description 1
- 229960003982 apatinib Drugs 0.000 description 1
- 208000021780 appendiceal neoplasm Diseases 0.000 description 1
- XRWSZZJLZRKHHD-WVWIJVSJSA-N asunaprevir Chemical compound O=C([C@@H]1C[C@H](CN1C(=O)[C@@H](NC(=O)OC(C)(C)C)C(C)(C)C)OC1=NC=C(C2=CC=C(Cl)C=C21)OC)N[C@]1(C(=O)NS(=O)(=O)C2CC2)C[C@H]1C=C XRWSZZJLZRKHHD-WVWIJVSJSA-N 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 208000037979 autoimmune inflammatory disease Diseases 0.000 description 1
- 230000035578 autophosphorylation Effects 0.000 description 1
- 230000009286 beneficial effect Effects 0.000 description 1
- 230000008901 benefit Effects 0.000 description 1
- 208000001119 benign fibrous histiocytoma Diseases 0.000 description 1
- INKMLGJBBDRIQR-UHFFFAOYSA-N benzyl 2-(triphenyl-$l^{5}-phosphanylidene)acetate Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)(C=1C=CC=CC=1)=CC(=O)OCC1=CC=CC=C1 INKMLGJBBDRIQR-UHFFFAOYSA-N 0.000 description 1
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 1
- 210000000941 bile Anatomy 0.000 description 1
- 230000015572 biosynthetic process Effects 0.000 description 1
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 1
- ACBQROXDOHKANW-UHFFFAOYSA-N bis(4-nitrophenyl) carbonate Chemical compound C1=CC([N+](=O)[O-])=CC=C1OC(=O)OC1=CC=C([N+]([O-])=O)C=C1 ACBQROXDOHKANW-UHFFFAOYSA-N 0.000 description 1
- 210000000988 bone and bone Anatomy 0.000 description 1
- 210000000481 breast Anatomy 0.000 description 1
- 201000008275 breast carcinoma Diseases 0.000 description 1
- 230000031709 bromination Effects 0.000 description 1
- 238000005893 bromination reaction Methods 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- 201000005242 bronchial neoplasm Diseases 0.000 description 1
- 208000003362 bronchogenic carcinoma Diseases 0.000 description 1
- 102220352980 c.2599G>A Human genes 0.000 description 1
- 229960001292 cabozantinib Drugs 0.000 description 1
- ONIQOQHATWINJY-UHFFFAOYSA-N cabozantinib Chemical compound C=12C=C(OC)C(OC)=CC2=NC=CC=1OC(C=C1)=CC=C1NC(=O)C1(C(=O)NC=2C=CC(F)=CC=2)CC1 ONIQOQHATWINJY-UHFFFAOYSA-N 0.000 description 1
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 1
- 229910000024 caesium carbonate Inorganic materials 0.000 description 1
- BBBFJLBPOGFECG-VJVYQDLKSA-N calcitonin Chemical compound N([C@H](C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)NCC(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H]([C@@H](C)O)C(=O)N1[C@@H](CCC1)C(N)=O)C(C)C)C(=O)[C@@H]1CSSC[C@H](N)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H]([C@@H](C)O)C(=O)N1 BBBFJLBPOGFECG-VJVYQDLKSA-N 0.000 description 1
- 229960004015 calcitonin Drugs 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- 230000036952 cancer formation Effects 0.000 description 1
- 208000035269 cancer or benign tumor Diseases 0.000 description 1
- 150000004657 carbamic acid derivatives Chemical class 0.000 description 1
- 150000007942 carboxylates Chemical group 0.000 description 1
- 231100000504 carcinogenesis Toxicity 0.000 description 1
- 208000002458 carcinoid tumor Diseases 0.000 description 1
- 230000024245 cell differentiation Effects 0.000 description 1
- 230000004663 cell proliferation Effects 0.000 description 1
- 210000001175 cerebrospinal fluid Anatomy 0.000 description 1
- 201000003719 cervical neuroblastoma Diseases 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 238000012512 characterization method Methods 0.000 description 1
- 208000011654 childhood malignant neoplasm Diseases 0.000 description 1
- 235000012000 cholesterol Nutrition 0.000 description 1
- 230000002759 chromosomal effect Effects 0.000 description 1
- 229940125810 compound 20 Drugs 0.000 description 1
- 229940126086 compound 21 Drugs 0.000 description 1
- 229940125961 compound 24 Drugs 0.000 description 1
- 229940127573 compound 38 Drugs 0.000 description 1
- 230000000875 corresponding effect Effects 0.000 description 1
- 210000004748 cultured cell Anatomy 0.000 description 1
- 201000007241 cutaneous T cell lymphoma Diseases 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000000151 cysteine group Chemical group N[C@@H](CS)C(=O)* 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- 230000001419 dependent effect Effects 0.000 description 1
- 238000003745 diagnosis Methods 0.000 description 1
- 239000000032 diagnostic agent Substances 0.000 description 1
- 229940039227 diagnostic agent Drugs 0.000 description 1
- 230000004069 differentiation Effects 0.000 description 1
- 125000001028 difluoromethyl group Chemical group [H]C(F)(F)* 0.000 description 1
- 238000007847 digital PCR Methods 0.000 description 1
- 230000005750 disease progression Effects 0.000 description 1
- KPUWHANPEXNPJT-UHFFFAOYSA-N disiloxane Chemical class [SiH3]O[SiH3] KPUWHANPEXNPJT-UHFFFAOYSA-N 0.000 description 1
- 231100000371 dose-limiting toxicity Toxicity 0.000 description 1
- 229950005778 dovitinib Drugs 0.000 description 1
- 230000003828 downregulation Effects 0.000 description 1
- 230000007783 downstream signaling Effects 0.000 description 1
- 230000037437 driver mutation Effects 0.000 description 1
- 238000002651 drug therapy Methods 0.000 description 1
- 230000005014 ectopic expression Effects 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 208000014616 embryonal neoplasm Diseases 0.000 description 1
- 239000003623 enhancer Substances 0.000 description 1
- 201000004101 esophageal cancer Diseases 0.000 description 1
- 208000032099 esthesioneuroblastoma Diseases 0.000 description 1
- 229940011871 estrogen Drugs 0.000 description 1
- 239000000262 estrogen Substances 0.000 description 1
- 102000015694 estrogen receptors Human genes 0.000 description 1
- 108010038795 estrogen receptors Proteins 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- 235000019439 ethyl acetate Nutrition 0.000 description 1
- RIFGWPKJUGCATF-UHFFFAOYSA-N ethyl chloroformate Chemical compound CCOC(Cl)=O RIFGWPKJUGCATF-UHFFFAOYSA-N 0.000 description 1
- 201000008819 extrahepatic bile duct carcinoma Diseases 0.000 description 1
- 208000024519 eye neoplasm Diseases 0.000 description 1
- 210000003608 fece Anatomy 0.000 description 1
- 238000000799 fluorescence microscopy Methods 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 235000019000 fluorine Nutrition 0.000 description 1
- 125000004216 fluoromethyl group Chemical group [H]C([H])(F)* 0.000 description 1
- 230000003325 follicular Effects 0.000 description 1
- 229950008692 foretinib Drugs 0.000 description 1
- 238000009472 formulation Methods 0.000 description 1
- 239000012634 fragment Substances 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 201000010175 gallbladder cancer Diseases 0.000 description 1
- 201000008361 ganglioneuroma Diseases 0.000 description 1
- 230000004545 gene duplication Effects 0.000 description 1
- 238000001415 gene therapy Methods 0.000 description 1
- 238000007429 general method Methods 0.000 description 1
- 230000002068 genetic effect Effects 0.000 description 1
- 208000003884 gestational trophoblastic disease Diseases 0.000 description 1
- 235000013922 glutamic acid Nutrition 0.000 description 1
- 239000004220 glutamic acid Substances 0.000 description 1
- 125000000291 glutamic acid group Chemical group N[C@@H](CCC(O)=O)C(=O)* 0.000 description 1
- 229930004094 glycosylphosphatidylinositol Natural products 0.000 description 1
- 150000004795 grignard reagents Chemical class 0.000 description 1
- 230000012010 growth Effects 0.000 description 1
- JAXFJECJQZDFJS-XHEPKHHKSA-N gtpl8555 Chemical compound OC(=O)C[C@H](N)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(C)C)C(=O)N1CCC[C@@H]1C(=O)N[C@H](B1O[C@@]2(C)[C@H]3C[C@H](C3(C)C)C[C@H]2O1)CCC1=CC=C(F)C=C1 JAXFJECJQZDFJS-XHEPKHHKSA-N 0.000 description 1
- 230000003394 haemopoietic effect Effects 0.000 description 1
- 201000009277 hairy cell leukemia Diseases 0.000 description 1
- 210000003128 head Anatomy 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 210000003958 hematopoietic stem cell Anatomy 0.000 description 1
- 206010073071 hepatocellular carcinoma Diseases 0.000 description 1
- 208000021991 hereditary neoplastic syndrome Diseases 0.000 description 1
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- HNDVDQJCIGZPNO-UHFFFAOYSA-N histidine Natural products OC(=O)C(N)CC1=CN=CN1 HNDVDQJCIGZPNO-UHFFFAOYSA-N 0.000 description 1
- 201000008298 histiocytosis Diseases 0.000 description 1
- 102000050427 human RET Human genes 0.000 description 1
- 229930195733 hydrocarbon Natural products 0.000 description 1
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 1
- 201000006866 hypopharynx cancer Diseases 0.000 description 1
- 239000012216 imaging agent Substances 0.000 description 1
- 238000003384 imaging method Methods 0.000 description 1
- 150000002466 imines Chemical class 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 238000001727 in vivo Methods 0.000 description 1
- 238000011503 in vivo imaging Methods 0.000 description 1
- 238000011065 in-situ storage Methods 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 230000000977 initiatory effect Effects 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 230000009545 invasion Effects 0.000 description 1
- 208000030776 invasive breast carcinoma Diseases 0.000 description 1
- 125000002346 iodo group Chemical group I* 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 229960000310 isoleucine Drugs 0.000 description 1
- AGPKZVBTJJNPAG-UHFFFAOYSA-N isoleucine Natural products CCC(C)C(N)C(O)=O AGPKZVBTJJNPAG-UHFFFAOYSA-N 0.000 description 1
- CTAPFRYPJLPFDF-UHFFFAOYSA-N isoxazole Chemical compound C=1C=NOC=1 CTAPFRYPJLPFDF-UHFFFAOYSA-N 0.000 description 1
- 201000010982 kidney cancer Diseases 0.000 description 1
- 239000002655 kraft paper Substances 0.000 description 1
- 238000012332 laboratory investigation Methods 0.000 description 1
- 206010023841 laryngeal neoplasm Diseases 0.000 description 1
- WOSKHXYHFSIKNG-UHFFFAOYSA-N lenvatinib Chemical compound C=12C=C(C(N)=O)C(OC)=CC2=NC=CC=1OC(C=C1Cl)=CC=C1NC(=O)NC1CC1 WOSKHXYHFSIKNG-UHFFFAOYSA-N 0.000 description 1
- 229960003784 lenvatinib Drugs 0.000 description 1
- 201000006721 lip cancer Diseases 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 201000007270 liver cancer Diseases 0.000 description 1
- 230000001926 lymphatic effect Effects 0.000 description 1
- 201000000564 macroglobulinemia Diseases 0.000 description 1
- 238000012423 maintenance Methods 0.000 description 1
- 230000036210 malignancy Effects 0.000 description 1
- 208000026045 malignant tumor of parathyroid gland Diseases 0.000 description 1
- 239000003550 marker Substances 0.000 description 1
- 230000010534 mechanism of action Effects 0.000 description 1
- 210000004379 membrane Anatomy 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 206010027191 meningioma Diseases 0.000 description 1
- 229910052751 metal Inorganic materials 0.000 description 1
- 239000002184 metal Substances 0.000 description 1
- 208000037970 metastatic squamous neck cancer Diseases 0.000 description 1
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 1
- 125000004184 methoxymethyl group Chemical group [H]C([H])([H])OC([H])([H])* 0.000 description 1
- ZBELDPMWYXDLNY-UHFFFAOYSA-N methyl 9-(4-bromo-2-fluoroanilino)-[1,3]thiazolo[5,4-f]quinazoline-2-carboximidate Chemical compound C12=C3SC(C(=N)OC)=NC3=CC=C2N=CN=C1NC1=CC=C(Br)C=C1F ZBELDPMWYXDLNY-UHFFFAOYSA-N 0.000 description 1
- 229940102396 methyl bromide Drugs 0.000 description 1
- 238000010208 microarray analysis Methods 0.000 description 1
- 238000002324 minimally invasive surgery Methods 0.000 description 1
- 201000004058 mixed glioma Diseases 0.000 description 1
- 238000003032 molecular docking Methods 0.000 description 1
- 206010051747 multiple endocrine neoplasia Diseases 0.000 description 1
- 201000006462 myelodysplastic/myeloproliferative neoplasm Diseases 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- WPEWQEMJFLWMLV-UHFFFAOYSA-N n-[4-(1-cyanocyclopentyl)phenyl]-2-(pyridin-4-ylmethylamino)pyridine-3-carboxamide Chemical compound C=1C=CN=C(NCC=2C=CN=CC=2)C=1C(=O)NC(C=C1)=CC=C1C1(C#N)CCCC1 WPEWQEMJFLWMLV-UHFFFAOYSA-N 0.000 description 1
- YGBMCLDVRUGXOV-UHFFFAOYSA-N n-[6-[6-chloro-5-[(4-fluorophenyl)sulfonylamino]pyridin-3-yl]-1,3-benzothiazol-2-yl]acetamide Chemical compound C1=C2SC(NC(=O)C)=NC2=CC=C1C(C=1)=CN=C(Cl)C=1NS(=O)(=O)C1=CC=C(F)C=C1 YGBMCLDVRUGXOV-UHFFFAOYSA-N 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- IOMMMLWIABWRKL-WUTDNEBXSA-N nazartinib Chemical compound C1N(C(=O)/C=C/CN(C)C)CCCC[C@H]1N1C2=C(Cl)C=CC=C2N=C1NC(=O)C1=CC=NC(C)=C1 IOMMMLWIABWRKL-WUTDNEBXSA-N 0.000 description 1
- 125000001971 neopentyl group Chemical group [H]C([*])([H])C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 201000008026 nephroblastoma Diseases 0.000 description 1
- 230000000955 neuroendocrine Effects 0.000 description 1
- 239000002853 nucleic acid probe Substances 0.000 description 1
- 239000012038 nucleophile Substances 0.000 description 1
- 201000008106 ocular cancer Diseases 0.000 description 1
- 201000002575 ocular melanoma Diseases 0.000 description 1
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 1
- PIDFDZJZLOTZTM-KHVQSSSXSA-N ombitasvir Chemical compound COC(=O)N[C@@H](C(C)C)C(=O)N1CCC[C@H]1C(=O)NC1=CC=C([C@H]2N([C@@H](CC2)C=2C=CC(NC(=O)[C@H]3N(CCC3)C(=O)[C@@H](NC(=O)OC)C(C)C)=CC=2)C=2C=CC(=CC=2)C(C)(C)C)C=C1 PIDFDZJZLOTZTM-KHVQSSSXSA-N 0.000 description 1
- 102000027450 oncoproteins Human genes 0.000 description 1
- 108091008819 oncoproteins Proteins 0.000 description 1
- 201000005443 oral cavity cancer Diseases 0.000 description 1
- 210000000056 organ Anatomy 0.000 description 1
- 125000001181 organosilyl group Chemical group [SiH3]* 0.000 description 1
- 201000006958 oropharynx cancer Diseases 0.000 description 1
- 201000008968 osteosarcoma Diseases 0.000 description 1
- 238000007500 overflow downdraw method Methods 0.000 description 1
- 238000007248 oxidative elimination reaction Methods 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 201000008129 pancreatic ductal adenocarcinoma Diseases 0.000 description 1
- 208000022102 pancreatic neuroendocrine neoplasm Diseases 0.000 description 1
- 208000021010 pancreatic neuroendocrine tumor Diseases 0.000 description 1
- 208000003154 papilloma Diseases 0.000 description 1
- 208000029211 papillomatosis Diseases 0.000 description 1
- 208000007312 paraganglioma Diseases 0.000 description 1
- 230000008506 pathogenesis Effects 0.000 description 1
- 230000001717 pathogenic effect Effects 0.000 description 1
- 230000001575 pathological effect Effects 0.000 description 1
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 1
- 239000008177 pharmaceutical agent Substances 0.000 description 1
- 239000012071 phase Substances 0.000 description 1
- 125000006678 phenoxycarbonyl group Chemical group 0.000 description 1
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 1
- IPNPIHIZVLFAFP-UHFFFAOYSA-N phosphorus tribromide Chemical compound BrP(Br)Br IPNPIHIZVLFAFP-UHFFFAOYSA-N 0.000 description 1
- 201000002511 pituitary cancer Diseases 0.000 description 1
- 210000002381 plasma Anatomy 0.000 description 1
- PHXJVRSECIGDHY-UHFFFAOYSA-N ponatinib Chemical compound C1CN(C)CCN1CC(C(=C1)C(F)(F)F)=CC=C1NC(=O)C1=CC=C(C)C(C#CC=2N3N=CC=CC3=NC=2)=C1 PHXJVRSECIGDHY-UHFFFAOYSA-N 0.000 description 1
- 229960001131 ponatinib Drugs 0.000 description 1
- 238000010837 poor prognosis Methods 0.000 description 1
- 230000035935 pregnancy Effects 0.000 description 1
- 125000000075 primary alcohol group Chemical group 0.000 description 1
- 208000016800 primary central nervous system lymphoma Diseases 0.000 description 1
- 208000025638 primary cutaneous T-cell non-Hodgkin lymphoma Diseases 0.000 description 1
- 208000003476 primary myelofibrosis Diseases 0.000 description 1
- 230000035755 proliferation Effects 0.000 description 1
- 230000012743 protein tagging Effects 0.000 description 1
- 108091008598 receptor tyrosine kinases Proteins 0.000 description 1
- 230000007115 recruitment Effects 0.000 description 1
- 206010038038 rectal cancer Diseases 0.000 description 1
- 201000001275 rectum cancer Diseases 0.000 description 1
- 208000016691 refractory malignant neoplasm Diseases 0.000 description 1
- 208000015347 renal cell adenocarcinoma Diseases 0.000 description 1
- 208000030859 renal pelvis/ureter urothelial carcinoma Diseases 0.000 description 1
- 238000002165 resonance energy transfer Methods 0.000 description 1
- 230000000241 respiratory effect Effects 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- 238000003757 reverse transcription PCR Methods 0.000 description 1
- 201000009410 rhabdomyosarcoma Diseases 0.000 description 1
- 238000007363 ring formation reaction Methods 0.000 description 1
- 125000006413 ring segment Chemical group 0.000 description 1
- 102220218564 rs1035958105 Human genes 0.000 description 1
- 102220226553 rs1064793638 Human genes 0.000 description 1
- 102220041201 rs115423919 Human genes 0.000 description 1
- 102220009196 rs145633958 Human genes 0.000 description 1
- 102200006247 rs149513065 Human genes 0.000 description 1
- 102220335418 rs1554820079 Human genes 0.000 description 1
- 102220335419 rs1554820153 Human genes 0.000 description 1
- 102220335420 rs1554820165 Human genes 0.000 description 1
- 102200006288 rs17158558 Human genes 0.000 description 1
- 102220218730 rs184498773 Human genes 0.000 description 1
- 102200004935 rs192489011 Human genes 0.000 description 1
- 102200004864 rs35118262 Human genes 0.000 description 1
- 102220101322 rs377767411 Human genes 0.000 description 1
- 102220007198 rs377767417 Human genes 0.000 description 1
- 102220007203 rs377767421 Human genes 0.000 description 1
- 102200004939 rs76397662 Human genes 0.000 description 1
- 102200004609 rs767601598 Human genes 0.000 description 1
- 102200004932 rs76764689 Human genes 0.000 description 1
- 102220059929 rs773256580 Human genes 0.000 description 1
- 102200004934 rs77596424 Human genes 0.000 description 1
- 102220265592 rs912196017 Human genes 0.000 description 1
- 210000003296 saliva Anatomy 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 238000011896 sensitive detection Methods 0.000 description 1
- 230000035945 sensitivity Effects 0.000 description 1
- 108091006024 signal transducing proteins Proteins 0.000 description 1
- 102000034285 signal transducing proteins Human genes 0.000 description 1
- 238000009097 single-agent therapy Methods 0.000 description 1
- 102000035016 single-pass transmembrane receptors Human genes 0.000 description 1
- 108091005455 single-pass transmembrane receptors Proteins 0.000 description 1
- 229950010611 sitravatinib Drugs 0.000 description 1
- 201000000849 skin cancer Diseases 0.000 description 1
- 201000002314 small intestine cancer Diseases 0.000 description 1
- WFITUPFQQAGOBI-UHFFFAOYSA-M sodium;carbonochloridate Chemical compound [Na+].[O-]C(Cl)=O WFITUPFQQAGOBI-UHFFFAOYSA-M 0.000 description 1
- 239000007787 solid Substances 0.000 description 1
- 210000001082 somatic cell Anatomy 0.000 description 1
- 230000037439 somatic mutation Effects 0.000 description 1
- 229960003787 sorafenib Drugs 0.000 description 1
- 210000003802 sputum Anatomy 0.000 description 1
- 208000024794 sputum Diseases 0.000 description 1
- 206010041823 squamous cell carcinoma Diseases 0.000 description 1
- 208000037969 squamous neck cancer Diseases 0.000 description 1
- 230000006641 stabilisation Effects 0.000 description 1
- 238000011105 stabilization Methods 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 239000000758 substrate Substances 0.000 description 1
- 150000003457 sulfones Chemical class 0.000 description 1
- 125000004434 sulfur atom Chemical group 0.000 description 1
- WINHZLLDWRZWRT-ATVHPVEESA-N sunitinib Chemical compound CCN(CC)CCNC(=O)C1=C(C)NC(\C=C/2C3=CC(F)=CC=C3NC\2=O)=C1C WINHZLLDWRZWRT-ATVHPVEESA-N 0.000 description 1
- 229960001796 sunitinib Drugs 0.000 description 1
- 230000008093 supporting effect Effects 0.000 description 1
- 125000004213 tert-butoxy group Chemical group [H]C([H])([H])C(O*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical compound CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 description 1
- 201000003120 testicular cancer Diseases 0.000 description 1
- DZLFLBLQUQXARW-UHFFFAOYSA-N tetrabutylammonium Chemical compound CCCC[N+](CCCC)(CCCC)CCCC DZLFLBLQUQXARW-UHFFFAOYSA-N 0.000 description 1
- 230000001225 therapeutic effect Effects 0.000 description 1
- 206010043554 thrombocytopenia Diseases 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 238000011830 transgenic mouse model Methods 0.000 description 1
- 230000007704 transition Effects 0.000 description 1
- YSHOWEKUVWPFNR-UHFFFAOYSA-O triethyl(methoxycarbonylsulfamoyl)azanium Chemical compound CC[N+](CC)(CC)S(=O)(=O)NC(=O)OC YSHOWEKUVWPFNR-UHFFFAOYSA-O 0.000 description 1
- 125000004044 trifluoroacetyl group Chemical group FC(C(=O)*)(F)F 0.000 description 1
- FTVLMFQEYACZNP-UHFFFAOYSA-N trimethylsilyl trifluoromethanesulfonate Chemical compound C[Si](C)(C)OS(=O)(=O)C(F)(F)F FTVLMFQEYACZNP-UHFFFAOYSA-N 0.000 description 1
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 230000005751 tumor progression Effects 0.000 description 1
- 125000001493 tyrosinyl group Chemical group [H]OC1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 1
- 231100000397 ulcer Toxicity 0.000 description 1
- 208000018417 undifferentiated high grade pleomorphic sarcoma of bone Diseases 0.000 description 1
- 201000005112 urinary bladder cancer Diseases 0.000 description 1
- 210000002700 urine Anatomy 0.000 description 1
- 206010046766 uterine cancer Diseases 0.000 description 1
- 210000004291 uterus Anatomy 0.000 description 1
- 208000013139 vaginal neoplasm Diseases 0.000 description 1
- 125000002987 valine group Chemical group [H]N([H])C([H])(C(*)=O)C([H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- UHTHHESEBZOYNR-UHFFFAOYSA-N vandetanib Chemical compound COC1=CC(C(/N=CN2)=N/C=3C(=CC(Br)=CC=3)F)=C2C=C1OCC1CCN(C)CC1 UHTHHESEBZOYNR-UHFFFAOYSA-N 0.000 description 1
- 229960000241 vandetanib Drugs 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 1
- 238000001262 western blot Methods 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/22—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains four or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/55—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having seven-membered rings, e.g. azelastine, pentylenetetrazole
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/55—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having seven-membered rings, e.g. azelastine, pentylenetetrazole
- A61K31/554—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having seven-membered rings, e.g. azelastine, pentylenetetrazole having at least one nitrogen and one sulfur as ring hetero atoms, e.g. clothiapine, diltiazem
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/12—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains three hetero rings
- C07D487/14—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/22—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains three hetero rings
- C07D498/14—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D513/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00
- C07D513/22—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00 in which the condensed system contains four or more hetero rings
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Epidemiology (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
Abstract
Proporcionados en este documento hay compuestos de la fórmula (i): (i) y tautómeros, estereoisómeros y sales farmacéuticamente aceptables y solvatos de la misma, en donde rx, ry, w, x, y, z, anillo A y (aa) se dan los significados en La especificación, que son inhibidores de la quinasa RET y son útiles en el tratamiento y prevención de enfermedades que pueden tratarse con un inhibidor de la quinasa RET, incluidas las enfermedades y trastornos asociados con RET. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Compuestos heterocíclicos condensados como inhibidores de cinasa RET
Antecedentes
La presente divulgación se refiere a compuestos novedosos que exhiben inhibición de cinasa reordenada durante la transfección (RET), composiciones farmacéuticas que comprenden los compuestos, procesos para elaborar los compuestos, y el uso de los compuestos en terapia. Más particularmente, se refiere a compuestos heterocíclicos condensados útiles en el tratamiento y prevención de enfermedades que se pueden tratar con un inhibidor de cinasa RET, incluyendo enfermedades y trastornos asociados a RET.
RET es un receptor transmembrana de paso único que pertenece a la superfamilia de las tirosina cinasas que es necesario para el desarrollo, la maduración y el mantenimiento normales de varios tejidos y tipos de células (Mulligan, L. M., Nature Reviews Cancer, 2014, 14, 173-186). La porción extracelular de la cinasa RET contiene cuatro repeticiones de tipo cadherina dependientes de calcio implicados en la unión al ligando y una región rica en cisteína yuxtamembranal necesaria para el plegamiento correcto del dominio extracelular de RET, mientras que la porción citoplásmica del receptor incluye dos subdominios de tirosina cinasa.
La señalización de RET está mediada por la unión de un grupo de proteínas solubles de los ligandos de la familia (GFL) del factor neurotrófico derivado de la línea de células gliales (GDNF), que también incluye neurturina (NTRN), artemina (ARTN) y persefina (PSPN) (Arighi et al., Cytokine Growth Factor Rev., 2005, 16, 441-67). A diferencia de otros receptores de tirosina cinasas, RET no se une directamente a los GFL y requiere un co-receptor adicional: es decir, uno de los cuatro miembros de la familia del receptor-a (GFRa) de la familia de los GDNF, que están unidos a la superficie celular mediante un enlace glucosilfosfatidilinositol. Los GFL y los miembros de la familia de GFRa forman complejos binarios que a su vez se unen a RET y la reclutan en subdominios de membrana ricos en colesterol, que se conocen como balsas de lípidos, en donde se produce la señalización de RET.
Tras la unión del complejo ligando-co-receptor, la dimerización y autofosforilación de RET en los residuos de tirosina intracelulares recluta proteínas adaptadora y de señalización para estimular múltiples rutas cadena abajo. La proteína adaptadora que se une a estos sitios de anclaje conduce a la activación de las rutas de señalización Ras-MAPK y P13K-Akt/mTOR o al reclutamiento de la familia de CBL de las ubiquitina ligasas que funciona en la regulación negativa RET de las funciones mediadas por RET.
La expresión y/o actividad aberrante de RET se han demostrado en diferentes tipos de cáncer y en trastornos gastrointestinales, tales como el síndrome del intestino irritable (SII).
Sumario de la invención
Ahora se ha encontrado que determinados compuestos heterocíclicos condensados son inhibidores de la cinasa RET y son útiles para tratar enfermedades tales como enfermedades proliferativas, tales como cánceres.
La presente invención se defino como se expone en las reivindicaciones.
Por consiguiente, en el presente documento se proporciona un compuesto de fórmula I:

y tautómeros, estereoisómeros y sales y solvatos farmacéuticamente aceptables de los mismos, en donde Rx, Ry, W,
X, Y, Z, el Anillo A y son como se definen en el presente documento.
También se proporciona en el presente documento una composición farmacéutica que comprende un compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable de la misma, en asociación con un diluyente o vehículo farmacéuticamente aceptable.
En el presente documento también se proporciona un compuesto para su uso en un método para inhibir la proliferación celular, in vitro o in vivo, comprendiendo el método poner en contacto una célula con una cantidad eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo como se define en el presente documento.
En el presente documento también se proporciona un compuesto para su uso en un método para tratar una enfermedad o trastorno asociado a RET en un paciente que necesite dicho tratamiento, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo como se define en el presente documento.
En el presente documento también se proporciona un compuesto para su uso en un método para tratar un cáncer y/o inhibir la metástasis asociada con un cáncer particular en un paciente que necesite dicho tratamiento, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo como se define en el presente documento.
En el presente documento también se proporciona un compuesto para su uso en un método para tratar el síndrome del intestino irritable (SII) y/o el dolor asociado con el SII en un paciente que necesita dicho tratamiento, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo como se define en el presente documento.
También se proporciona un compuesto para su uso en un método para brindar atención de apoyo a un paciente con cáncer, incluyendo la prevención o la minimización de trastornos gastrointestinales, tales como diarrea, asociados con el tratamiento, incluyendo el tratamiento quimioterapéutico, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo como se define en el presente documento.
En el presente documento también se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento, para su uso en terapia.
En el presente documento también se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento, para su uso en el tratamiento del cáncer y/o la inhibición de la metástasis asociada con un cáncer particular.
En el presente documento también se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento, para su uso en el tratamiento del síndrome del intestino irritable (SII) o dolor asociado con el SII.
También se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento, para su uso para brindar atención de apoyo a un paciente con cáncer, incluyendo la prevención o la minimización de trastornos gastrointestinales, tales como diarrea, asociados con el tratamiento, incluyendo un tratamiento quimioterapéutico.
En el presente documento también se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, para su uso en la inhibición de la actividad de cinasa RET.
En el presente documento también se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento, para su uso en el tratamiento de una enfermedad o trastorno asociado a RET.
En el presente documento también se proporciona un compuesto para su uso en un método para tratar el cáncer en un paciente que lo necesite, comprendiendo el método (a) determinar si el cáncer está asociado con una desregulación de un gen r Et , una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, un cáncer asociado a RET); y (b) si se determina que el cáncer está asociado con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, un cáncer asociado a RET), administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo.
En el presente documento también se proporciona una combinación farmacéutica para tratar el cáncer (por ejemplo, un cáncer asociado a RET, tal como un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET) en un paciente que lo necesite, que comprende (a) un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, (b) un agente terapéutico adicional y (c) opcionalmente, al menos un portador farmacéuticamente aceptable, en donde el compuesto de Fórmula I, o la sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se formulan como composiciones o dosis separadas para uso simultáneo, por separado o secuencial para el tratamiento de un cáncer, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del cáncer. En el presente documento también se proporciona una composición farmacéutica que comprende tal combinación. En el presente documento también se proporciona el uso de tal combinación para la preparación de un medicamento para el tratamiento del cáncer. En el presente documento también se proporciona un envase o producto comercial que comprende tal combinación como una preparación combinada para uso simultáneo, por separado o secuencial; y a un método para tratar un cáncer en un paciente que lo necesite.
En el presente documento también se proporciona un compuesto para su uso en un método para invertir o prevenir la resistencia adquirida a un fármaco contra el cáncer, que comprende administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, un paciente en riesgo de desarrollar o haber adquirido resistencia a un fármaco contra el cáncer. En algunas realizaciones, se administra al paciente una dosis del fármaco contra el cáncer (por ejemplo, sustancialmente al mismo tiempo que se administra al paciente una dosis de un compuesto de Fórmula I o una sal o solvato farmacéuticamente aceptable del mismo).
En el presente documento también se proporciona un compuesto para su uso en un método de retrasar y/o prevenir el desarrollo de un cáncer resistente a un fármaco contra el cáncer en un individuo, que comprende administrar al individuo una cantidad eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, antes, durante o después de la administración de una cantidad eficaz del fármaco contra el cáncer.
En el presente documento también se proporciona un compuesto para su uso en un método para tratar a un individuo con cáncer que tiene una mayor probabilidad de desarrollar resistencia a un fármaco contra el cáncer, que comprende administrar al individuo (a) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I antes, durante o después de la administración de (b) una cantidad eficaz del fármaco contra el cáncer.
También se proporcionan compuestos para su uso en métodos para tratar a un individuo con un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET que aumentan la resistencia del cáncer a un primer inhibidor de RET (por ejemplo, una o más sustituciones de aminoácidos en el dominio cinasa (por ejemplo, las posiciones de aminoácidos 700 a 1012 en una proteína RET de tipo natural), un aminoácido guardián (por ejemplo, la posición del aminoácido 804 en una proteína RET de tipo natural), el bucle P (por ejemplo, las posiciones de aminoácidos 730-737 en una proteína RET de tipo natural), el residuo X-DFG (por ejemplo, la posición de aminoácido 891 en una proteína RET de tipo natural), Aminoácidos de frente del disolvente de hendidura de ATP (por ejemplo, las posiciones de aminoácidos 806-811 en una proteína RET de tipo natural), el bucle de activación (por ejemplo, las posiciones de aminoácidos 891-916 en una proteína RET de tipo natural), la hélice C y el bucle que precede a la hélice C (por ejemplo, las posiciones de aminoácidos 768-788 en una proteína RET de tipo natural), y/o el sitio de unión de ATP (por ejemplo, las posiciones de aminoácidos 730-733, 738, 756, 758, 804, 805, 807, 811, 881 y 892 en una proteína r Et de tipo natural) (por ejemplo, una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D, y/o una o más mutaciones de resistencia a inhibidores de r Et enumeradas en las Tablas 3 y 4), que incluyen la administración de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, antes, durante o después de la administración de otro fármaco contra el cáncer (por ejemplo, un segundo inhibidor de cinasa RET). Véanse también J. Kooistra, G. K. Kanev, O. P. J. Van Linden, R. Leurs, I. J. P. De Esch y C. De Graaf, "KLIFS: A structural kinase-ligand interaction database", Nucleic Acids Res., vol. 44, n.° D1, págs. D365-D371,2016; y O. P. J. Van Linden, A. J. Kooistra, R. Leurs, I. J. P. De Esch y C. De Graaf, "KLIFS: A knowledge-based structural database to navigate kinase-ligand interaction space", J. Med. Chem., vol. 57, n.° 2, págs. 249-277, 2014. En algunas realizaciones, una proteína RET de tipo natural es la proteína RET de tipo natural de ejemplo descrita en el presente documento.
También se proporcionan compuestos para su uso en métodos para tratar a un individuo con un cáncer asociado a RET que incluyen administrar un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, antes, durante o después de la administración de otro fármaco contra el cáncer (por ejemplo, un primer inhibidor de cinasa RET u otro inhibidor de cinasa).
En el presente documento también se proporciona un compuesto para su uso en un método para tratar el síndrome del intestino irritable (SII) en un paciente que lo necesite, comprendiendo el método (a) determinar si el SII está asociado con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos; y (b) si se determina que el SII está asociado con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo.
En el presente documento también se proporciona una combinación farmacéutica para tratar el síndrome del intestino irritable (SII) en un paciente que lo necesite, que comprende administrar (a) un compuesto de Fórmula General I o una sal o solvato farmacéuticamente aceptable del mismo, (b) un agente terapéutico adicional y (c) opcionalmente, al menos un portador farmacéuticamente aceptable, para uso simultáneo, por separado o secuencial para el tratamiento del SII, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del SII. En el presente documento también se proporciona una composición farmacéutica que comprende tal combinación. En el presente documento también se proporciona el uso de tal combinación para la preparación de un medicamento para el tratamiento del SII. En el presente documento también se proporciona un envase o producto comercial que comprende tal combinación como una preparación combinada para uso simultáneo, por separado o secuencial; y un método para tratar el SII de un paciente que lo necesite.
En el presente documento también se proporciona un proceso para preparar un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo.
En el presente documento también se proporciona un compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, obtenido mediante un proceso para preparar el compuesto como se define en el presente documento.
A menos que se defina de otra manera, todos los términos técnicos y científicos usados en el presente documento tienen el mismo significado que el que entiende comúnmente un experto habitual en la materia a la que pertenece la presente invención. En el presente documento se describen métodos y materiales para su uso en la presente invención; también pueden usarse otros métodos y materiales adecuados conocidos en la técnica. En caso de conflicto, prevalecerá la presente memoria descriptiva, incluyendo las definiciones.
Otras características y ventajas de la invención resultarán evidentes a partir de la siguiente descripción detallada y a partir de las figuras y de las reivindicaciones.
Descripción detallada de la invención
En el presente documento se proporciona un compuesto de Fórmula I:

y tautómeros, estereoisómeros y sales y solvatos farmacéuticamente aceptables de los mismos,en donde:
W es CR3R4,
representa un enlace simple o doble, en donde cuando----------- es un doble enlace, entonces X es CR5 e Y es CR6, y cuando ----------- es un enlace sencillo, entonces X es O, CR7R8 o NR9 e Y es C(=0), SO2, CR10R11 u O, y
Z es C o N;
R3 es hidrógeno;
R4 es hidrógeno;
R5 es hidrógeno;
R6 es hidrógeno;
R7 es hidrógeno o alquilo C1-C6;
R8 es hidrógeno;
R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alquil C1-C6 )SO2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1,
(hetAr1 )alquil C1-C6-,
(alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=O)-;
R10 es hidrógeno, hidroxi, alcoxi C1-C6, o RaRbN- en donde Ra y Rb son independientemente H o alquilo C1-C6; R11 es hidrógeno, alquilo C1-C6 o fluoroalquilo C1-C6;
hetCyc1 es un anillo heterocíclico saturado de 5-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y SO2, en donde dicho anillo heterocíclico está opcionalmente sustituido con alquilo C1-C6 o (Ar2)alquil C1-C6-;
Ar1 es fenilo opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno y alcoxi C1-C6;
hetAr1 es un anillo heteroarilo de 5-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo, en donde dicho anillo heteroarilo está opcionalmente sustituido con alquilo C1-C6;
Ar2 es fenilo opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno y alcoxi C1-C6;
el anillo A, que incluye los átomos en los puntos de unión al anillo que contiene Z, Y, X y W, es (i) un anillo arilo monocíclico cuando Z es C, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcN-HC(=O)-, RcC(=O)NH- o RcNHC(=O)NH-, (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O cuando Z es C, o cuando Z es N, un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dichos anillos están opcionalmente sustituidos con alquilo C1-C6 o cicloalquilo C3-C6, o (iii) cuando Z es N, un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6 , CN, halógeno o (alquil C1-C6)C(=O)n H-;
Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6 )CH2-;
Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2;
Cyc1 es cicloalquilo C3-C6 opcionalmente sustituido con alquilo C1-C6;
hetAr2 es (i) pirazolilo opcionalmente sustituido con 1-2 sustituyentes seleccionados independientemente entre alquilo C1-C6, fluoroalquilo C1-C6, (di-alquil C1-C6)NC(=O)CH2-, (hetCyc2)CH2CH2-, fenilo y (alcoxi C1-C6)alquilo C1-C6 o (ii) piridilo; hetCyc2 es un anillo heterocíclico saturado de 6 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O; Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3;
Cyc2 es un anillo carbocíclico saturado de 3-6 miembros opcionalmente sustituido con 1-2 sustituyentes seleccionados independientemente de halógeno, alquilo C1-C6, hidroxi, hidroxialquilo C1-C6 y (alcoxi C1-C6 )C(=O)-;
Cyc3 es ciclopentenilo;
hetCyc3 es un anillo heterocíclico saturado de 5 miembros que tiene un heteroátomo en el anillo seleccionado entre N y O y opcionalmente sustituido con (alquilo C1-C6)C(=O)-;
Ar3 es fenilo opcionalmente sustituido con (alcoxi C1-C6)C(=O)-;
hetAr3 es un anillo heteroarilo de 5-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo y opcionalmente sustituido con alquilo C1-C6 o alcoxi C1-C6; y
Ry es hidrógeno o halógeno.
Para los nombres químicos complejos empleados en el presente documento, un grupo sustituyente normalmente se cita antes del grupo al que está unido. Por ejemplo, metoxietilo comprende un esqueleto de etilo con un sustituyente metoxi.
El término "halógeno" significa -F (a veces denominado en el presente documento "flúor" o "fluoros"), -Cl, -Br y -I.
La expresión "alquilo C1-C6", como se usa en el presente documento, se refiere a radicales hidrocarburo monovalentes de cadena lineal o ramificada, saturados, de uno a seis átomos de carbono. Los ejemplos incluyen, pero sin limitación, metilo, etilo, 1-propilo, isopropilo, 1-butilo, isobutilo, sec-butilo, ferc-butilo, 2-metil-2-propilo, pentilo, neopentilo y hexilo.
La expresión "fluoroalquilo C1-C6" como se usa en el presente documento se refiere a un radical alquilo C1-C6 como se define en el presente documento, en donde de uno a tres átomos de hidrógeno se reemplaza con uno a tres átomos de flúor, respectivamente. Los ejemplos incluyen, pero sin limitación, fluorometilo, difluorometilo, trifluorometilo, 2-fluoroetilo, 2 ,2-difluoroetilo y 2 ,2 ,2-trifluoroetilo.
La expresión "alcoxi C1-C6", como se usa en el presente documento, se refiere a radicales alcoxi monovalentes de cadena lineal o ramificada saturados de uno a seis átomos de carbono, en donde el radical está en el átomo de oxígeno. Los ejemplos incluyen metoxi, etoxi, propoxi, isopropoxi, butoxi y ferc-butoxi.
La expresión "(alcoxi C1-C6)alquilo C1-C6" como se usa en el presente documento se refiere a radicales monovalentes saturados de cadena lineal o ramificada de uno a seis átomos de carbono, en donde uno de los átomos de carbono está sustituido con un grupo alcoxi C1-C6 como se define en el presente documento. Los ejemplos incluyen metoximetilo (CH3OCH2-) y metoxietilo (CH3OCH2CH2-).
La expresión "hidroxialquilo C1-C6", como se usa en el presente documento se refiere a radicales alquilo monovalentes
de cadena lineal o ramificada saturada de uno a seis o dos a seis átomos de carbono, respectivamente, donde uno de los átomos de carbono está sustituido con un grupo hidroxi.
La expresión "cicloalquilo C3-C6", como se usa en el presente documento, se refiere a ciclopropilo, ciclobutilo, ciclopentilo o ciclohexilo.
La expresión "(hetCyc1) alquilo C1-C6-", como se usa en el presente documento, se refiere a radicales alquilo monovalentes saturados de cadena lineal o ramificada de uno a seis átomos de carbono, en donde uno de los átomos de carbono está sustituido con un grupo hetCyc1, en donde hetCyc1 es como se define en el presente documento.
La expresión "(Ar1)alquil C1-C6-", como se usa en el presente documento, se refiere a radicales alquilo monovalentes lineales o ramificados saturados de uno a seis átomos de carbono, en donde uno de los átomos de carbono está sustituido con un grupo Ar1, en donde Ar1 es como se define en el presente documento.
La expresión "(hetAr1 )alquil C1-C6-", como se usa en el presente documento, se refiere a radicales alquilo monovalentes lineales o de cadena ramificada saturados de uno a seis átomos de carbono, en donde uno de los átomos de carbono está sustituido con un grupo hetAr1, en donde hetAr1 es como se define en el presente documento.
El término "compuesto", tal como se usa en el presente documento, se entiende que incluye todos los estereoisómeros, isómeros geométricos, tautómeros e isótopos de las estructuras representadas. Los compuestos aquí identificados por su nombre o estructura como una forma tautomérica particular pretenden incluir otras formas tautoméricas a menos que se especifique lo contrario.
El término "tautómero", tal como se usa en el presente documento, se refiere a los compuestos cuyas estructuras difieren marcadamente en la disposición de los átomos, pero que existen en equilibrio fácil y rápido, y debe entenderse que los compuestos proporcionados en el presente documento pueden representarse como diferentes tautómeros, y cuando los compuestos tienen formas tautoméricas, se pretende que todas las formas tautoméricas estén dentro del ámbito de la invención y la denominación de los compuestos no excluye ningún tautómero. Un ejemplo de formas tautoméricas incluye el siguiente ejemplo:

Se apreciará que ciertos compuestos proporcionados en el presente documento pueden contener uno o más centros de asimetría y, por lo tanto, pueden prepararse y aislarse en una mezcla de isómeros, tales como una mezcla racémica, o en una forma enantioméricamente pura.
Cuando aparece una línea discontinua (— ) en una estructura, la línea discontinua representa un enlace que está opcionalmente presente, indicando, junto con el enlace simple al que es adyacente, un enlace simple o doble. Por consiguiente, cu a n d o ----------- es un enlace sencillo, la estructura general de la Fórmula I puede representarse como:

y cuando es un doble enlace, la estructura general de la Fórmula I puede representarse como:

Debe entenderse que el anillo en los compuestos de Fórmula I que comprenden los átomos W, X, Y y Z no contiene dos átomos de oxígeno adyacentes o dos átomos de S adyacentes.
En una realización de Fórmula I, Rx es hidrógeno.
En una realización de Fórmula I, Rx es alquilo C1-C6. En una realización, Rx es isopropilo.
En una realización de Fórmula I, Rx es fluoroalquilo C1-C6. En una realización, Rx es 1,3-difluoropropan-2-ilo o 1,1,1-trifluoropropan-2-ilo.
En una realización de Fórmula I, Rx es Cyc2. En una realización, Rx es ciclopropilo, ciclobutilo, ciclopentilo opcionalmente sustituido con 1-2 sustituyentes seleccionados independientemente entre halógeno, alquilo C1-C6 , hidroxi, hidroxialquilo C1-C6 y (alcoxi C1-C6)C(=O)-. Ejemplos no limitantes cuando Rx es Cyc2 incluyen las estructuras:

En una realización de Fórmula I, Rx es hetCyc3 Ejemplos no limitantes incluyen las estructuras:

En una realización de Fórmula I, Rx es Ar3. Ejemplos no limitantes incluyen fenilo y (4-metoxicarbonil)fenilo.
En una realización de Fórmula I, Rx es hetAr3. Ejemplos no limitantes incluyen piridin-2-ilo, piridin-3-ilo, 6-metoxipiridin-3-ilo y 1-metilpirazol-4-ilo.
En una realización de Fórmula I, Ry es hidrógeno.
En una realización de Fórmula I, Ry es halógeno. En una realización de Fórmula I, Ry es cloro.
En una realización de Fórmula I, Z es carbono y el anillo A, que incluye los átomos en los puntos de unión al anillo que contiene Z, Y, X y W, es un anillo arilo monocíclico opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc y Rd son como se define para la Fórmula I. Por consiguiente, cuando el anillo A es un anillo arilo monocíclico y Z es carbono, el anillo A puede estar representado por la fórmula (i):

en donde el enlace etiquetado como "a" indica el punto de unión a Y. Ejemplos no limitantes cuando Z es C, el anillo A es un anillo arilo monocíclico y Ry es hidrógeno o halógeno incluyen las estructuras:

En una realización, el anillo A es un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O cuando Z es C, o cuando Z es N, un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dichos anillos están opcionalmente sustituidos con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización, Z es N y el anillo A es un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dicho anillo heteroarilo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización cuando Z es N, el anillo A se puede representar mediante la fórmula (ii):

en donde el enlace etiquetado como "a" indica el punto de unión a Y, en donde dicho anillo está opcionalmente
sustituido con alquilo C1-C6 o cicloalquilo C3-C6. Ejemplos no limitantes incluyen las estructuras:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización, Z es C y el anillo A es un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6 y Ry es hidrógeno o halógeno. En una realización, Z es C, el anillo A es un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6 y Ry es hidrógeno. En una realización cuando Z es C, el anillo A puede representarse por las fórmulas (iii-1), (iii-2) e (iii-3):

en donde el enlace etiquetado como "a" indica el punto de unión a Y, en donde cada de dichas fórmulas (iii-1), (iii-2) e (iii-3) está opcionalmente sustituido alquilo C1-C6 o cicloalquilo C3-C6. Ejemplos no limitantes incluyen las estructuras:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización, Z es N, Ry es hidrógeno o halógeno, y el anillo A es un anillo heteroarilo bicíclico que tiene un heteroátomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo heteroarilo bicíclico está opcionalmente sustituido con RdN-HC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-. En una realización, Z es N y el anillo A es un anillo heteroarilo bicíclico 5,6 que tiene un heteroátomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo heteroarilo bicíclico está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6 , CN, halógeno o (alquil C1-C6)C(=O)NH-. En una realización cuando Z es N y el anillo A es un anillo heteroarilo bicíclico, el anillo A se puede representar por la fórmula (iv):

en donde el enlace etiquetado como "a" indica el punto de unión a Y y la fórmula (iv) está opcionalmente sustituida con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-. Ejemplos no limitantes cuando Z es N, el anillo A es un anillo heteroarilo bicíclico y Ry es hidrógeno o halógeno e incluyen las estructuras:


en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I, W es CR3R4, X es CR7R8, Y es C(=0), Z es N y ----------- es un enlace sencillo, en donde Fórmula I se puede representar por la Fórmula I-A:

en donde Rx, Ry, R3, R4, R7 y R8 son como se definen para la Fórmula I y el anillo A es (ii) un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6, o (iii) un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-.
En una realización, el anillo A es un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6 , alcoxi C1-C6 , fluoroalquilo C1-C6 , c N, halógeno o (alquil C1-C6 )C(=O)n H-. En una realización, el anillo A es un anillo heteroarilo 5,6- bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-. En una realización, el anillo A es un anillo heteroarilo bicíclico 5,6 opcionalmente sustituido con RdNHC(=O)-. En una realización, el anillo A es un anillo heteroarilo bicíclico 5,6 opcionalmente sustituido con RdNHC(=O)- en donde Rd es cicloalquilo C3-C6. En una realización de Fórmula I-A, el anillo A se selecciona entre las estructuras:
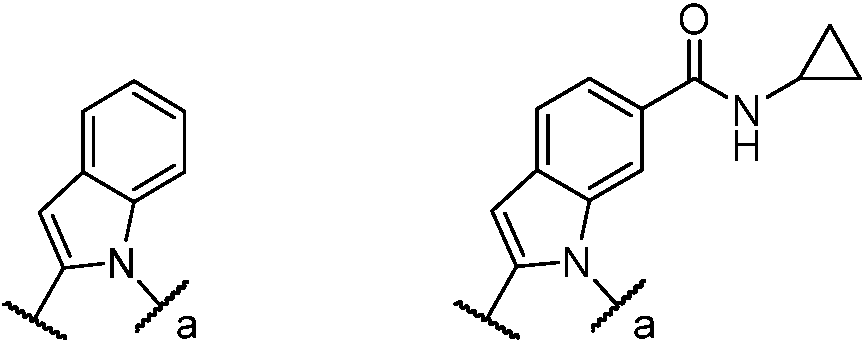
en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-A, R7 y R8 son hidrógeno.
En una realización de Fórmula I-A, Rx es alquilo C1-C6.
En una realización de Fórmula I-A, Ry es hidrógeno.
En una realización de Fórmula I, W es CR3R4, X es NR9, Y es C(=0), Z es N y -----------es un enlace sencillo, en donde Fórmula I se puede representar por la Fórmula I-B:

en donde Rx, Ry, R3, R4 y R9 son como se definen para la Fórmula I y el anillo A es (ii) un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6, o (iii) un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-.
En una realización de Fórmula I-B, el anillo A es un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo pirazolilo opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula IB, el anillo A se selecciona entre las estructuras:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-B, el anillo A es un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-. En una realización de Fórmula I-B, el anillo A es un anillo heteroarilo bicíclico 5,6 que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6 , alcoxi C1-C6 , fluoroalquilo C1-C6 , c N, halógeno o (alquil C1-C6)C(=O)Nh-. En una realización de Fórmula I-B, el anillo A se selecciona entre las estructuras:


en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-B, R9 es hidrógeno.
En una realización de Fórmula I-B, Rx es alquilo C1-C6.
En una realización de Fórmula I-B, Ry es hidrógeno.
En una realización de Fórmula I-B, Ry es halógeno. En una realización de Fórmula I-B, Ry es cloro.
En una realización, W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------es un enlace sencillo, en donde Fórmula I puede estar representada por la Fórmula I-C:

en donde Rx, Ry, R3, R4 y R9 es como se define para la Fórmula I, y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-C, el anillo A es un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc es como se define para la Fórmula I. En una realización de Fórmula I-C, el anillo A se selecciona entre las estructuras:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-C, el anillo A es un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-C, el anillo A es un anillo isoxazolilo o un anillo pirazolilo opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-C, el anillo A se selecciona entre las estructuras:
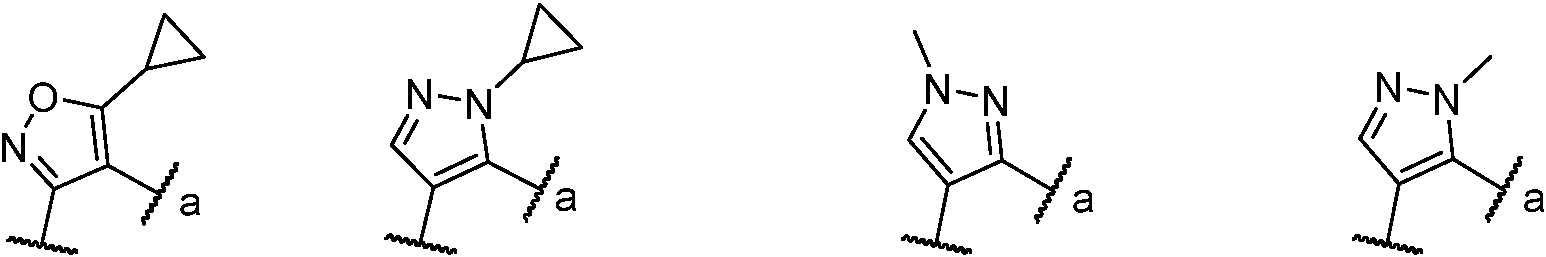
en donde el enlace marcado como "a" indica el punto de unión a Y. En una realización de Fórmula I-C, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N
y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6, con la excepción de que el anillo A no incluye las estructuras:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-C, Rx es hidrógeno, alquilo C1-C6 o Cyc2.
En una realización de Fórmula I-C, Rx es alquilo C1-C6.
En una realización de Fórmula I-C, R9 es hidrógeno, alquilo C1-C6, (alcoxi C1-C6)alquilo C1-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, hetAr1, (hetAr1 )alquil C1-C6- o (Ar1)alquil C1-C6-.
En una realización de Fórmula I-C, Ry es hidrógeno.
En una realización de Fórmula I-C, Ry es halógeno. En una realización de Fórmula I-C, Ry es cloro.
En una realización, W es CR3R4, X es O, Y es C(=0), Z es C y -----------es un enlace sencillo, en donde Fórmula I puede estar representada por la Fórmula I-D
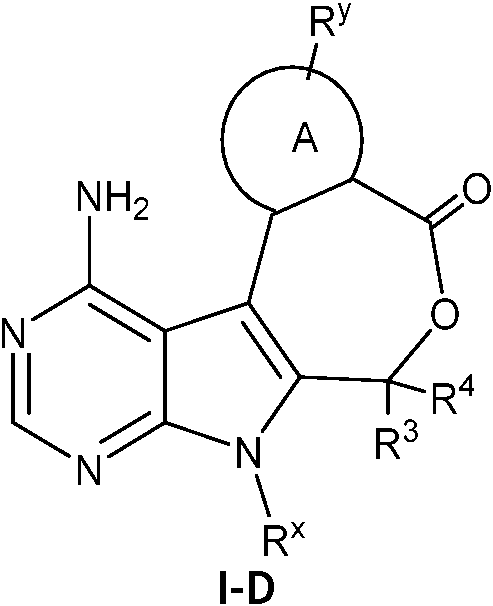
en donde Rx, Ry, R3, y R4 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH-o RcNHC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-D, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-D, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-D, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula ID, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-D, Rx es alquilo C1-C6.
En una realización de Fórmula I-D, Ry es hidrógeno.
En una realización, W es CR3R4, X es NR9, Y es SO2, Z es C y -----------es un enlace sencillo, en donde Fórmula I puede estar representada por la Fórmula I-E:

en donde Rx, Ry, R3, R4 y R9 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-E, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-E, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-E, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula IE, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-E, Rx es alquilo C1-C6.
En una realización de Fórmula I-E, R9 es hidrógeno o alquilo C1-C6.
En una realización de Fórmula I-E, R9 es hidrógeno.
En una realización de Fórmula I-E, R9 es alquilo C1-C6.
En una realización de Fórmula I-E, Ry es hidrógeno.
En una realización, W es CR3R4, X es CR7R8, Y es SO2, Z es C y ------- es un enlace sencillo, en donde el compuesto tiene la estructura de Fórmula I-F:

en donde Rx, Ry, R3, R4, R7, y R8 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o Rc- HC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-F, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula IF, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-F, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-F, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-F, Rx es alquilo C1-C6.
En una realización de Fórmula I-F, R7 y R8 son hidrógeno.
En una realización de Fórmula I-F, Ry es hidrógeno.
En una realización, W es CR3R4, X es CR7R8, Y es C(=0), Z es C y -----------es un enlace sencillo, en donde el compuesto tiene la estructura de Fórmula I-G:

en donde Rx, Ry, R3, R4, R7, y R8 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o Rc- HC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-G, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-G, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-G, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-G, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-G, Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o hetCyc3
En una realización de Fórmula I-G, R7 y R8 son hidrógeno.
En una realización de Fórmula I-G, Ry es hidrógeno.
En una realización, W es CR3R4, X es CR7R8, Y es CR10R11, Z es C y -----------es un enlace sencillo, en donde el compuesto puede estar representado por la estructura de Fórmula I-H:

en donde Rx, Ry, R3, R4, R7, R8, R10, y R11 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o Rc- HC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-H, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-H, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-H, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-H, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-H, Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3.
En una realización de Fórmula I-H, R7 y R8 son hidrógeno.
En una realización de Fórmula I-H, Ry es hidrógeno.
En una realización, W es CR3R4, X es NR9, Y es CR10R11, Z es C y -----------es un enlace sencillo, en donde el compuesto puede estar representado por la estructura de Fórmula I-I:

en donde Rx, Ry, R3, R4, R9, R10, y R11 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o Rc- HC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-I, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-I, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-I, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-I, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-I, Rx es alquilo C1-C6.
En una realización de Fórmula I-I, R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, cicloalquilo C3-C6, Ar1, hetAr1, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)-, (cicloalquil C3-C6)C(=O)- o (alquil C1-C6)SO2-, en donde Ar1 y hetAr1 son como se definen para la Fórmula I.
En una realización de Fórmula I-I, R10 y R11 son hidrógeno.
En una realización de Fórmula I-I, Ry es hidrógeno.
En una realización, W es CR3R4, X es O, Y es CR10R11, Z es C y -----------es un enlace sencillo, en donde el compuesto puede estar representado por la estructura de Fórmula I-J:

en donde Rx, Ry, R3, R4, R10 y R11 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o Rc- HC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-J, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-J, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-J, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-J, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-J, Rx es alquilo C1-C6.
En una realización de Fórmula I-J, R10 y R11 son hidrógeno.
En una realización de Fórmula I-J, Ry es hidrógeno.
En una realización,-----------es un doble enlace, W es CR3R4, X es CR5, Y es CR6, R5 y R6 son hidrógeno y Z es C, en donde el compuesto puede estar representado por la estructura de Fórmula I-K:

en donde Rx, Ry, R3, R4 son como se definen para la Fórmula I y el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH-o RcNHC(=O)NH- en donde Rc es como se define para la Fórmula I o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6.
En una realización de Fórmula I-K, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización de Fórmula I-K, el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula I-K, el anillo A es un anillo isoxazolilo, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6. En una realización, el anillo A es un anillo isoxazolilo opcionalmente sustituido con cicloalquilo C3-C6. En una realización de Fórmula IK, el anillo A es:

en donde el enlace etiquetado como "a" indica el punto de unión a Y.
En una realización de Fórmula I-K, Rx es alquilo C1-C6.
En una realización de Fórmula I-K, Ry es hidrógeno.
En una realización, W es CR3R4, X es CR7R8, Y es CR10R11, Z es N y es un enlace sencillo, en donde el compuesto puede estar representado por la estructura de Fórmula I-L:

en donde Rx, Ry, R3, R4, R7, R8, R10 y R11 son como se definen para la Fórmula I y el anillo A es (ii) un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6, o (iii) un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-.
En una realización de Fórmula I-L, el anillo A es un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-.
En una realización de Fórmula I-L, el anillo A es un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, halógeno o (alquil C1-C6)C(=O)NH-.
En una realización de Fórmula I-L, R7 y R8 son hidrógeno.
En una realización de Fórmula I-L, R10 y R11 son hidrógeno.
En una realización de Fórmula I-L, Rx es alquilo C1-C6.
En una realización de Fórmula I-L, Ry es hidrógeno.
En una realización de Fórmula I-L, Ry es halógeno.
Los compuestos de Fórmula I incluyen sales farmacéuticamente aceptables de los mismos. Además, los compuestos de Fórmula I también incluyen otras sales de dichos compuestos que no son necesariamente sales farmacéuticamente aceptables y que pueden ser útiles como productos intermedios para preparar y/o purificar compuestos de fórmula I y/o para separar enantiómeros de compuestos de Fórmula I. Los ejemplos limitantes de sales farmacéuticamente aceptables de compuestos de Fórmula I incluyen ácido trifluoroacético y sales de clorhidrato.
Además, se apreciará que los compuestos de Fórmula I o sus sales se pueden aislar en forma de solvatos, y, en consecuencia, que cualquiera de estos solvatos está incluido dentro del alcance de la presente invención. Por ejemplo, los compuestos de Fórmula I y sales de los mismos pueden existir en formas solvatadas y no solvatadas con disolventes farmacéuticamente aceptables, tales como agua, etanol y similares.
En una realización, los compuestos de Fórmula I incluyen los compuestos de los Ejemplos 1-151 y los estereoisómeros y sales y solvatos farmacéuticamente aceptables de los mismos. En una realización, los compuestos de los Ejemplos 1-151 están en forma de base libre. En una realización, los compuestos de los Ejemplos 1-151 están en la forma de sal. En una realización, los compuestos de los Ejemplos 1-151 son sales de trifluoroacetato. En una realización, los compuestos de los Ejemplos 1-151 están en forma de sales de clorhidrato.
La expresión "farmacéuticamente aceptable" indica que el compuesto, o la sal o la composición del mismo, es química y/o toxicológicamente compatible con los otros ingredientes que comprenden una formulación y/o el paciente que se trata con ellos.
Los compuestos proporcionados en el presente documento también pueden contener proporciones no naturales de isótopos atómicos en uno o más de los átomos que constituyen tales compuestos. Es decir, un átomo, en particular cuando se menciona en relación con un compuesto según la Fórmula I, comprende todos los isótopos y mezclas isotópicas de ese átomo, ya sea de origen natural o producido sintéticamente, ya sea con abundancia natural o en una forma isotópicamente enriquecida. Por ejemplo, cuando se menciona hidrógeno, se entiende que se refiere a 1H, 2H, 3H o mezclas de los mismos; cuando se menciona carbono, se entiende que se refiere a 11C, 12C, 13C, 14C o mezclas de los mismos; cuando se menciona nitrógeno, se entiende que se refiere a 13N, 14N, 15N o mezclas de los mismos; cuando se menciona oxígeno, se entiende que se refiere a 14O, 15O, 16O, 17O, 18O o mezclas de los mismos; y cuando se menciona flúor, se entiende que se refiere a 18F, 19F o mezclas del mismo. Por lo tanto, los compuestos proporcionados en el presente documento también comprenden compuestos con uno o más isótopos de uno o más átomos, y mezclas de los mismos, incluyendo compuestos radioactivos, en donde uno o más átomos no radioactivos se ha sustituido por uno de sus isótopos enriquecidos radioactivos. Los compuestos radiomarcados son útiles como agentes terapéuticos, por ejemplo, agentes terapéuticos contra el cáncer, reactivos de investigación, por ejemplo, reactivos de ensayo, y agentes de diagnóstico, por ejemplo, agentes de formación de imágenes in vivo. Todas las variaciones isotópicas de los compuestos proporcionados en el presente documento, ya sean radioactivas o no, pretenden incluirse dentro del alcance de la presente invención.
Para fines ilustrativos, Los esquemas 1-25 muestran métodos generales para preparar los compuestos proporcionados en este documento, así como los intermedios clave. Para una descripción más detallada de etapas de reacción individuales, véase la sección de Ejemplos a continuación. Los expertos en la materia apreciarán que pueden usarse otras rutas sintéticas para sintetizar los compuestos de la invención. Aunque se representan materiales y reactivos de partida representados en los esquemas y tratados más adelante, pueden sustituirse por otros reactivos y materiales de partida para proporcionar una diversidad de derivados y/o condiciones de reacción. Además, muchos de los compuestos preparados mediante los procedimientos descritos más adelante se pueden modificar adicionalmente a la luz de esta divulgación usando química convencional bien conocida para los expertos en la técnica.

El esquema 1 muestra un proceso para preparar compuestos de Fórmula l-C (es decir, compuestos de Fórmula I en
donde W es CR3R4, X es NR9, Y es C(=0), Z es C y ----------- es un enlace sencillo, R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1 )alquil C1-C6- o (hetAr1 )alquil C1-C6-, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 1, que está disponible comercialmente, se puede hacer reaccionar con un reactivo que tiene la fórmula Rx-X en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y X es un grupo saliente, tal como un halógeno, para proporcionar el compuesto 2. El compuesto 2 se puede hacer reaccionar con clorhidrato de hidroxilamina para proporcionar el compuesto de oxima 3. El resto oxima del compuesto 3 puede sufrir una cicloadición para formar un anillo isoxazol tras el tratamiento con un compuesto que tiene la fórmula HCEC-Rz en donde Rz es alquilo C1-C6 o cicloalquilo C3-C6 para proporcionar el compuesto 4. El compuesto 4 se puede tratar con LDA y formiato de etilo para proporcionar el compuesto 5 sustituido con carbaldehído. El grupo carbaldehído del compuesto 5 puede reducirse tras el tratamiento del compuesto 5 con un agente reductor como el borohidruro de sodio para proporcionar el compuesto 6. El anillo isoxazol del compuesto 6 puede yodarse tras el tratamiento con N-yodosuccinimida en presencia de una cantidad catalítica de TFA para proporcionar el compuesto 7. El grupo alcohol del compuesto 7 se puede proteger con
un grupo protector de hidroxi P1 adecuado, como un grupo t-butildimetilsililo, para proporcionar el compuesto 8. El grupo yodo del compuesto 8 puede reemplazarse con un grupo carboxilato tras el tratamiento, por ejemplo, con un reactivo de fórmula (R"O)2CO en donde R" es alquilo C1-C6 en presencia de un reactivo organometálico como n-butilo litio para proporcionar el compuesto 9. El grupo protector de hidroxi P1 se puede retirar en condiciones convencionales, por ejemplo, en presencia de TBAF (fluoruro de tetrabutilamonio), para proporcionar el compuesto 10. El grupo alcohol del compuesto 10 puede ser desplazado por un grupo azida tras el tratamiento con azida de difenilfosforilo para proporcionar el compuesto 11. El grupo azida del compuesto 11 se puede reducir con el tratamiento con trifenilfosfina para proporcionar el compuesto 12. La reacción del compuesto 12 con hidróxido de amonio da como resultado el desplazamiento del grupo cloro con un grupo amino así como una ciclación intramolecular para proporcionar el compuesto 13, que es un compuesto de Fórmula I-C en donde R9 es hidrógeno. El compuesto 13 se puede hacer reaccionar con un reactivo que tiene la fórmula R9-X en donde R9 es alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado (por ejemplo, t-butildimetilsililo), (alcoxi C1-C6)alquil C1-C6-, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1 )alquil C1-C6- o (hetAr1 )alquil C1-C6- y X es un grupo saliente tal como un halógeno, para proporcionar el compuesto 14 que es un compuesto de Fórmula I-C, después de la retirada de los grupos protectores cuando corresponda, en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquil C1-C6-, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1)alquil C1-C6-.

Esquema 2
El Esquema 2 muestra un proceso para preparar compuestos de Fórmula l-C (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------es un enlace sencillo), en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1 )alquil C1-C6- o (hetAr1 )alquil C1-C6-, Rx es como se define para la Fórmula I el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 9 (en donde Rx, P1 y Rz son como se definen en el Esquema 1), que se puede preparar de acuerdo con el Esquema 1, se puede hacer reaccionar con un reactivo de amina que tiene la fórmula P2NH2 en donde P2 es un grupo protector de amino adecuado como DMB (2,4-dimetoxibencilo) para proporcionar el compuesto 15. El grupo protector de hidroxi P1 del compuesto 15 se puede retirar en condiciones de reacción adecuadas, como el tratamiento con TBAF, para proporcionar el compuesto 16. El grupo alcohol del compuesto 16 se puede convertir en un grupo saliente mesilato tras el tratamiento con cloruro de metanosulfonilo para proporcionar el compuesto 17. El compuesto 17 puede sufrir desplazamiento de mesilato y ciclación tras el tratamiento con un reactivo que tiene la fórmula R9NH2 en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1 )alquil C1-C6- o (hetAr1 )alquil C1-C6- para proporcionar el compuesto 18. El grupo protector de amino P2 puede retirarse en condiciones convencionales, por ejemplo en presencia de TFA, para proporcionar el compuesto 19, que es un compuesto de Fórmula I-C en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1 )alquil C1-C6- o (hetAr1)alquil C1-C6-.

El Esquema 3 muestra un proceso para preparar un compuesto de Fórmula I- D (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es O, Y es C(=0), Z es C y ----------- es un enlace sencillo) en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 15, (en donde Rx, Rz, R", P1 y P2 son como se definen en el Esquema 2) que se puede preparar de acuerdo con el Esquema 2, puede experimentar una ciclación intramolecular tras el tratamiento con TBAF para proporcionar el compuesto 20. El grupo protector de amino P2 puede retirarse en condiciones convencionales, por ejemplo en presencia de TFA, para proporcionar el compuesto 21, que es un compuesto de Fórmula I-D.

Esquema 4
El Esquema 4 muestra un proceso para preparar un compuesto de Fórmula l-E (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es NR9, Y es SO2, Z es C y ----------- es un enlace sencillo) en donde R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1)alquil C1-C6-, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 8 (en donde Rx, Rz y P1 son como se definen en el Esquema 1), que se puede preparar de acuerdo con el Esquema 1, se puede hacer reaccionar con el Reactivo de Burgess (N-(trietilamoniosulfonil)carbamato de metilo) para proporcionar el compuesto 22. El grupo alcohol del compuesto 22 se puede convertir en un grupo saliente mesilato tras el tratamiento con cloruro de metanosulfonilo para proporcionar el compuesto 22a. El compuesto 22a puede sufrir desplazamiento de mesilato y ciclación intramolecular tras el tratamiento con hidróxido de amonio para proporcionar el compuesto 23, que es un compuesto de fórmula I-E en donde R9 es hidrógeno. El compuesto 23 se puede hacer reaccionar con un reactivo que tiene la fórmula R9-X en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado (por ejemplo, ferc-butidimetilsililo), (alcoxi C1-C6)alquil C1-C6-, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1 )alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1 )alquil C1-C6- y X es un grupo saliente tal como un halógeno, para proporcionar el compuesto 24 que es un compuesto de Fórmula I-E, después de la retirada de los grupos protectores cuando corresponda, en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquil C1-C6-, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1 )alquil C1-C6-.

Esquema 5
El Esquema 5 muestra un proceso para preparar un compuesto de Fórmula l-F (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es CR7R8, Y es SO2, Z es C y ----------- es un enlace sencillo), en donde R7 y R8 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 8 (en donde Rx, Rz y P1 son como se definen en el Esquema 1), que se puede preparar de acuerdo con el Esquema 1, se puede hacer reaccionar con disulfuro de dimetilo en presencia de un reactivo organometálico (por
ejemplo, n-butillitio). La oxidación del sulfuro intermedio a una sulfona tras el tratamiento con mCPBA (ácido metacloroperoxibenzoico) puede proporcionar el compuesto 25. El grupo protector de hidroxi P1 del compuesto 25 puede retirarse en condiciones convencionales para proporcionar el alcohol intermedio (no mostrado), que puede convertirse en bromuro tras el tratamiento con PBr3 para proporcionar el compuesto 26. El compuesto 26 puede sufrir una ciclación intramolecular tras el tratamiento con una base fuerte no nucleófila, tal como LHMDS (hexametildisilazida de litio) para proporcionar el compuesto 27. El grupo cloro del compuesto 27 puede ser desplazado por un grupo amino tras el tratamiento del compuesto 27 con hidróxido de amonio para proporcionar el compuesto 28, que es un compuesto de Fórmula I-F.

Esquema 6
El Esquema 6 muestra un proceso para preparar un compuesto de Fórmula l-G (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es CR7R8, Y es C(=0), Z es C y ----------- es un enlace sencillo), en donde R7 y R8 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 5 (en donde Rx y Rz son como se definen para el Esquema 1), que se puede preparar de acuerdo con el Esquema 1, se puede convertir en el compuesto 29 tras el tratamiento con (trifenilfosforanilideno)acetato de bencilo. El doble enlace del compuesto 29 se puede reducir en condiciones de hidrogenación convencionales (por ejemplo, condiciones de hidrogenación catalizadas por paladio) para proporcionar el compuesto 30 con la escisión concomitante del grupo bencilo. El grupo cloro del compuesto 30 puede ser desplazado por un grupo amino tras el tratamiento del compuesto 30 con hidróxido de amonio para proporcionar el compuesto 31. El compuesto 31 se puede ciclar tras el tratamiento con ácido polifosfórico para proporcionar el compuesto 32, que es un compuesto de Fórmula I-G.

Esquema 7
El esquema 7 muestra procesos para preparar compuestos de Fórmula l-H (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es CR7R8, Y es CR10R11, Z es C y -----------es un enlace sencillo), en donde R7 y R8 son hidrógeno, Rx es como se define para la Fórmula I, R10 y R11 son como se definen a continuación para el Esquema 7, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6. El compuesto 32 (en donde Rx y Rz son como se definen en el Esquema 6 ), que se puede preparar de acuerdo con el Esquema 6 , se puede hacer reaccionar con un reactivo de Grignard que tiene la fórmula R11MgX en donde R11 es alquilo C1-C6 y X es Br, I o Cl para proporcionar el compuesto 33, que es un compuesto de Fórmula I-H en donde R10 es hidroxi y R11 es alquilo C1-C6.
Como alternativa, el compuesto 32 puede hacerse reaccionar con TMSCF3 (trifluorometiltrimetilsilano) para proporcionar el compuesto 34, que es un compuesto de Fórmula I-H en donde R10 es hidroxi y R11 es CF3.
Como alternativa, el compuesto 32 puede hacerse reaccionar con un reactivo que tiene la fórmula RaRbNH en donde Ra es hidrógeno y Rb es H o alquilo C1-C6 en presencia de un reductor (por ejemplo, triacetoxiborohidruro sódico) para proporcionar un compuesto de Fórmula I-H en donde R10 es RaRbN- en donde Ra es hidrógeno y Rb es H o alquilo C1-C6 y R11 es hidrógeno.
Como alternativa, el compuesto 32 se puede tratar en condiciones de hidrogenación convencionales para reducir una cetona a un alcohol (por ejemplo, usando borohidruro sódico) para proporcionar el compuesto 32a, que es un compuesto de Fórmula I-H en donde R10 es OH y R11 es hidrógeno. El compuesto 32a se puede hacer reaccionar con un reactivo que tiene la fórmula (alquil C1-C6)-X en donde X es un halógeno para proporcionar el compuesto 32b, que es un compuesto de Fórmula I-H en donde R10 es alcoxi C1-C6 y R11 es hidrógeno.
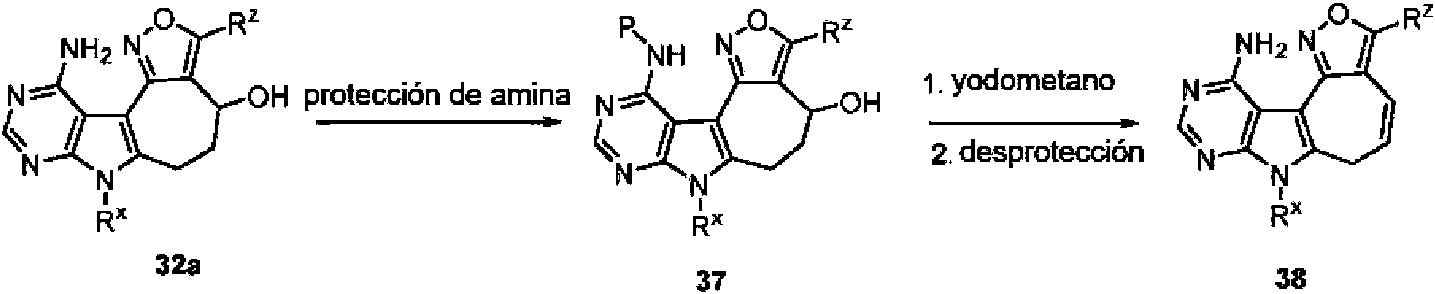
Esquema 8
El esquema 8 muestra un proceso para preparar compuestos de Fórmula l-K (es decir, compuestos de Fórmula I en donde W es CR3R4, X es CR5, Y es CR6, Z es C y ----------- es un doble enlace), en donde R5 y R6 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
Compuesto 32a (en donde Rx y Rz son como se definen en el Esquema 6), que puede prepararse de acuerdo con el Esquema 7, puede protegerse con un grupo protector de amino (por ejemplo, dimetilformamida dimetil acetal) para proporcionar el compuesto 37 en donde P es un grupo protector de amino. El tratamiento del compuesto 37 con yodometano en presencia de una base (por ejemplo, diisopropiletilamina), seguido de la retirada del grupo protector de amino en condiciones convencionales proporciona el compuesto 38, que es un compuesto de Fórmula I-K.

El esquema 9 muestra un proceso para preparar compuestos de Fórmula l-l (es decir, compuestos de Fórmula I en donde W es CR3R4, Xes NR9, Y es CR10R11, Z es C y -----------es un enlace sencillo), en donde R10y R11 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, R9 es como se define a continuación para el Esquema 9, y el anillo A es

El compuesto 3 (en donde Rx es como se define en el Esquema 1), que se puede preparar de acuerdo con el Esquema 1, puede sufrir una cicloadición para formar un anillo isoxazol tras el tratamiento con un compuesto que tiene la fórmula RzCEC-COOEt en donde Rz es alquilo C1-C6 o cicloalquilo C3-C6 para proporcionar el compuesto 39. El compuesto 39 se puede tratar con un agente reductor de éster adecuado como DIBAL-H para proporcionar el compuesto 40. El grupo alcohol del compuesto 40 puede protegerse con un grupo protector de hidroxi adecuado P3, por ejemplo, un grupo protector de ferc-butildimetilsililo tras el tratamiento con TBSCl, para proporcionar el compuesto 41. El compuesto 41 se puede tratar con LDA y formiato de etilo para proporcionar el compuesto 42 sustituido con carbaldehído. El compuesto 42 se puede hacer reaccionar con una amina de fórmula (P4)2N en donde P4 es un grupo protector de amino adecuado (por ejemplo, un grupo protector de bencilo tal como 4-metoxibencilo) para proporcionar el compuesto 43. El grupo protector de hidroxi P3 de los compuestos 43 se puede retirar en condiciones convencionales para proporcionar el compuesto 44. El grupo alcohol del compuesto 44 se puede oxidar a carbaldehído en condiciones de oxidación adecuadas (por ejemplo, mediante tratamiento con peryodinano de Dess-Martin), para proporcionar el compuesto 45. El compuesto 45 puede tratarse con un reactivo que tiene la fórmula R9NH2 en donde R9 es alquilo C1
C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1 o (hetAr1 )alquil C1-C6-, en presencia de un agente reductor (por ejemplo, triacetoxiborohidruro sódico) para proporcionar el compuesto 46. La retirada de los grupos protectores de amino P4 del compuesto 46 proporciona el compuesto 47, que es un compuesto de Fórmula I-I en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1 )alquil C1-C6-, hetAr1 o (hetAr1)alquil C1-C6-.
Como alternativa, el compuesto 45 se puede ciclar tras el tratamiento con acetato de amonio en presencia de un agente reductor (por ejemplo, triacetoxiborohidruro sódico) para proporcionar el compuesto 48. El compuesto 48 puede tratarse con (alquil C1-C6)SO2Cl, que después de la retirara de los grupos protectores de amino P4 proporciona el compuesto 49a, que es un compuesto de Fórmula I-I en donde R9 es (alquil C1-C6)SO2-.
Como alternativa, el compuesto 48 se puede tratar con un reactivo que tiene la fórmula R9C(=O)Cl, en donde R9' es alquilo C1-C6 o fluoroalquilo C1-C6, para proporcionar el compuesto 49b, que es un compuesto de Fórmula I-I en donde R9 es alquilo C1-C6 o fluoroalquilo C1-C6.

El esquema 10 muestra un proceso para preparar compuestos de Fórmula l-J (es decir, compuestos de Fórmula I en donde W es CR3R4, X es O, Y es CR10R11, Z es C y -----------es un enlace sencillo), en donde R10 y R11 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 43 (en donde Rz, P3, P4 y Rx son como se definen para el Esquema 9), que puede prepararse de acuerdo con el Esquema 9, pueden sufrir una ciclación intramolecular tras el tratamiento con trifluorometanosulfonato de trimetilsililo (CF3SO3TMS), seguido de tratamiento con trietilsilano, para proporcionar el compuesto 50, que es un compuesto de Fórmula I-J.


Esquema 11
El esquema 11 muestra un proceso para preparar compuestos de Fórmula l-C (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------
es un enlace sencillo), en donde el anillo A es un anillo arilo de 6 miembros opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O), RcC(=O)NH- o RcNHC(=O)NH-, en donde Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)Ch 2-, R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1)alquil C1-C6- y Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3 El compuesto 51, que está disponible en el mercado, puede hacerse reaccionar con un alcohol que tiene la fórmula Rxo H, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, en condiciones de reacción de Mitsunobu convencionales, para proporcionar el compuesto 52. El grupo éster del compuesto 52 se puede reducir en condiciones convencionales (por ejemplo, mediante el tratamiento con un agente reductor como DIBAL-H) para proporcionar el compuesto 53. El compuesto 53 puede yodarse tras el tratamiento con N-yodosuccinimida para proporcionar el compuesto 54. El compuesto 54 se puede tratar con un reactivo protector de alcohol adecuado para proporcionar el compuesto 55 en donde P5 es un grupo protector de hidroxi (por ejemplo, tbutildimetilsililo). El compuesto 55 se puede tratar con una amina adecuadamente protegida para proporcionar el compuesto 56 en donde P6 es un grupo protector de amino (por ejemplo, un grupo bencilo, por ejemplo, 2,4-dimetoxibencilo). El compuesto 56 se puede tratar con un reactivo de éster borónico (1) en donde n es 0, 1, 2, 3 o 4, cada Rz se selecciona independientemente entre halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH-, en donde Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)CH2-, R" es alquilo C1-C6, y cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionado de (alquilo C1-C3), usando condiciones apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki, para proporcionar el compuesto 57. El grupo protector de hidroxi del compuesto 57 se puede retirar en
condiciones convencionales para proporcionar el compuesto 58. El grupo alcohol del compuesto 58 puede ser desplazado por un grupo azida tras el tratamiento con azida de difenilfosforilo para proporcionar el compuesto 59. El grupo azida del compuesto 59 se puede reducir con el tratamiento con trifenilfosfina para proporcionar el compuesto 60. El compuesto 60 puede sufrir una ciclación intramolecular al calentarse a temperaturas elevadas para proporcionar el compuesto 61a, que es de Fórmula I-C en donde R9 es hidrógeno. El compuesto 61a se puede hacer reaccionar con un reactivo que tiene la fórmula R9-X en donde R9 es alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado (por ejemplo, íerc-butildimetilsililo), (alcoxi C1-C6)alquil C1-C6-, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1 )alquil C1-C6- y X es un grupo saliente tal como un halógeno, para proporcionar el compuesto 61b que es un compuesto de Fórmula I-C, después de la retirada de los grupos protectores cuando corresponda, en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquil C1-C6-, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1)alquil C1-C6-.

Esquema 12
El esquema 12 muestra un proceso para preparar compuestos de Fórmula l-A (es decir, compuestos de Fórmula I en donde W es CR3R4, X es CR7R8, Y es C(=0), Z es N y -----------es un enlace sencillo) en donde R7 y R8 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y, n es 0, 1, 2, 3 o 4 y cada Rz se selecciona independientemente entre RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH- en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2.
El compuesto 56 (en donde Rx, P5 y P6 son como se definen en el Esquema 10), que puede prepararse de acuerdo con el Esquema 10, puede hacerse reaccionar con un compuesto de fórmula (2) en donde n es 0, 1, 2, 3 o 4, cada Rz se selecciona independientemente entre RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH- en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2, y cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionado de (alquilo C1-C3), usando condiciones apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki, para proporcionar el compuesto 62. El grupo protector de hidroxi P5
se puede retirar en condiciones convencionales para proporcionar el compuesto 63. El grupo hidroxi del compuesto 63 se puede oxidar a carbaldehído en condiciones de oxidación adecuadas (por ejemplo, mediante tratamiento con peryodinano de Dess-Martin), para proporcionar el compuesto 64. El compuesto 64 puede sufrir una olefinación de Wittig tras el tratamiento con 2-(trifenil-A5-fosfaniliden)acetato de etilo para proporcionar el compuesto 65. El doble enlace del compuesto 65 se puede reducir en condiciones convencionales (por ejemplo, condiciones de reacción de hidrogenación catalizadas por cobre) para proporcionar el compuesto 66. El compuesto 66 se puede convertir en el compuesto 67 en condiciones convencionales de hidrólisis de éster. El compuesto 67 puede sufrir una ciclación intramolecular tras el tratamiento con dicarbonato de di-ferc-butilo (Boc2O) para proporcionar el compuesto 68. La retirada del grupo protector de amino P6 proporciona el compuesto 69, que es un compuesto de Fórmula I-A.

Esquema 13
El Esquema 13 muestra un proceso para preparar compuestos de Fórmula l-C (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------es un enlace sencillo), en donde R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alquil C1-C6)SO2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1, (hetAr1)alquil C1-C6-, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=O)-, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 4 (en donde Rx, Rz y R9 son como se definen en el Esquema 1), que se puede preparar de acuerdo con el Esquema 1, se puede metilar mediante tratamiento con yoduro de metilo en presencia de una base fuerte, tal como n-butillitio para proporcionar compuesto 70. El compuesto 70 puede yodarse tras el tratamiento con N-yodosuccinimida en presencia de una cantidad catalítica de TFA para proporcionar el compuesto 71. El compuesto 71 se puede convertir en el compuesto 72 tras el tratamiento con cloroformiato de etilo y cloruro de isopropilmagnesio(II) y litio. El compuesto 72 puede tratarse con N-bromosuccinimida en presencia de AlBN para proporcionar un intermedio bromado (no mostrado); el tratamiento posterior con hidróxido de amonio da como resultado una ciclación intramolecular para proporcionar 13, que es un compuesto Fórmula I-C en donde R9 es hidrógeno. El compuesto 13 se puede hacer reaccionar con un reactivo que tiene la fórmula R9-X en donde R9 es alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado (por ejemplo, ferc-butildimetilsililo), (alquil C1-C6)SO2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1, (hetAr1)alquil C1-C6-, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=O)- y X es un grupo saliente, tal como un halógeno, para proporcionar el compuesto 14 que es un compuesto de Fórmula I-C en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alquil C1-C6)SO2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1,
(hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1, (hetAr1)alquil C1-C6-, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=O)-, después de la retirada de los grupos protectores cuando corresponda.

El esquema 14 muestra procesos para preparar compuestos de Fórmula l-C (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------es un enlace sencillo), en donde R9 es hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A so como se definen para la Fórmula I.
El compuesto 56 (en donde Rx, P5 y P6 son como se definen en el Esquema 11), que se puede preparar de acuerdo con el Esquema 11, se puede hacer reaccionar con 4,4,5,5-tetrametil-1,3,2-dioxaborolano en presencia de trifenilfosfina para proporcionar el compuesto 73. El compuesto 73 se puede acoplar a un reactivo que tiene la fórmula (3) en donde el anillo A es como se define para la Fórmula I, X es un grupo saliente como halógeno y R es alquilo C1-C6, usando condiciones apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki, para proporcionar el compuesto 74. Como alternativa, el compuesto 74 se puede preparar acoplando el compuesto 56 con un reactivo de ácido borónico o éster borónico (4) en donde el anillo A es como se define para la Fórmula I, R es alquilo C1-C6, y cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionados a partir de (alquilo C1-C3), usando condiciones apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki. El grupo protector de hidroxi del compuesto 74 se puede retirar en condiciones convencionales para proporcionar el compuesto 75. El grupo alcohol del compuesto 75 puede ser desplazado por un grupo azida tras el tratamiento con azida de difenilfosforilo para proporcionar el compuesto 76. El grupo azida del compuesto 76 puede reducirse tras el tratamiento con trifenilfosfina para proporcionar el compuesto 76a. La reacción con hidróxido de amonio da como resultado una ciclación intramolecular del compuesto 76a, que después de retirar el grupo protector amino proporciona el compuesto 77, que es un compuesto de fórmula I-C en donde R9 es hidrógeno.

Esquema 15
El esquema 15 muestra un proceso para preparar compuestos de Fórmula l-B (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es N y -----------es un enlace sencillo) en donde R9 es hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo a bicíclico como se define para la Fórmula I.
El compuesto 56 (en donde Rx, P5 y P6 son como se definen en el Esquema 11), que se puede preparar de acuerdo con el Esquema 11, se puede tratar con un reactivo de éster borónico (5) en donde el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, y cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionados de (alquilo C1-C3), usando condiciones apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki, para proporcionar el compuesto 78. El grupo protector de hidroxi P5 del compuesto 78 se puede retirar en condiciones convencionales para proporcionar el compuesto 79. El grupo alcohol del compuesto 79 puede ser desplazado por un grupo azida tras el tratamiento con azida de difenilfosforilo para proporcionar el compuesto 80. El grupo azida del compuesto 80 se puede reducir con el tratamiento con trifenilfosfina para proporcionar el compuesto 81. El cierre del anillo puede efectuarse tras el tratamiento del compuesto 89 con dicarbonato de di-ferc-butilo en presencia de DMAP, después de lo cual la retirada del grupo protector de amino P6 proporciona el compuesto 82, que es un compuesto de Fórmula I-B en donde R9 es hidrógeno.

El esquema 16 muestra un proceso para preparar compuestos de Fórmula l-A (es decir, compuestos de Fórmula I en donde W es CR3R4, X es CR7R8, Y es C(=0), Z es N y -----------es un enlace sencillo) en donde R7 y R8 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo a bicíclico como se define para la Fórmula I.
El compuesto 79 (en donde el anillo A, Rx y P6 son como se definen en el Esquema 15), que se puede preparar de acuerdo con el Esquema 15, se puede oxidar a un carbaldehído en condiciones de oxidación adecuadas (por ejemplo, mediante tratamiento con peryodinano de Dess-Martin), para proporcionar el compuesto 83. El compuesto 83 puede sufrir una olefinación de Wittig tras el tratamiento con 2-(trifenil-A5-fosfaniliden)acetato de etilo para proporcionar el compuesto 84. El doble enlace del compuesto 84 se puede reducir en condiciones convencionales (por ejemplo, usando condiciones de reacción de hidrogenación catalizadas por cobre) para proporcionar el compuesto 85. El compuesto 85 se puede convertir en el compuesto 86 en condiciones convencionales de hidrólisis de éster. El compuesto 86 puede sufrir una ciclación intramolecular tras el tratamiento con dicarbonato de di-ferc-butilo para proporcionar el compuesto 87, que es un compuesto de Fórmula I-A, después de la retirada del grupo protector de amino.

Esquema 17
El esquema 17 muestra un proceso para preparar compuestos de Fórmula l-B (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es N y -----------es un enlace sencillo) en donde R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1 )alquil C1-C6-, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y, n es 0, 1, 2, 3 o 4 y cada Rz se selecciona independientemente entre RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-.
El compuesto 63 (en donde Rx, P6, Rz y n son como se definen en el Esquema 12), que se puede preparar de acuerdo con el Esquema 12, se puede tratar con difenilfosforilazida para proporcionar el compuesto 88. El grupo azida del compuesto 88 se puede reducir con el tratamiento con trifenilfosfina para proporcionar el compuesto 89. El cierre del anillo puede efectuarse tras el tratamiento del compuesto 89 con dicarbonato de di-ferc-butilo en presencia de DMAP para producir 90a, después de lo cual la retirada del grupo protector de amino en condiciones convencionales proporciona el compuesto 90b, que es un compuesto de Fórmula I-B en donde R9 es hidrógeno. El compuesto 90a se puede tratar con un reactivo de fórmula Rx-X, en donde X es un átomo saliente (por ejemplo, halo) o un grupo saliente (por ejemplo, mesilato); y X es alquilo C1-C6, para proporcionar el compuesto 90c, que es un compuesto de Fórmula I-B en donde R9 es alquilo C1-C6, después de la retirada del grupo protector de amino.

Esquema 18
El esquema 18 muestra procesos para preparar compuestos de Fórmula l-B (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es N y -----------es un enlace sencillo), en donde R9 es hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y, cada Rz se selecciona independientemente entre alquilo C1-C6 y cicloalquilo C3-C6, n es 0, 1 o 2 y el anillo A además se sustituye opcionalmente con una aparición de halo.
El compuesto 56 (en donde Rx, P5 y P6 son como se definen para el Esquema 12), que se puede preparar de acuerdo con el Esquema 12, se puede hacer reaccionar con 4,4,5,5-tetrametil-1,3,2-dioxaborolano en presencia de trifenilfosfina para proporcionar el compuesto 73. El compuesto 73 se puede acoplar con un reactivo que tiene la fórmula (6) en donde cada Rz se selecciona independientemente entre halógeno, cicloalquilo C3-C6 y alcoxi C1-C6 y n es 0, 1 o 2, usando condiciones de reacción de acoplamiento cruzado catalizado por paladio adecuados, por ejemplo, condiciones de reacción del acoplamiento Suzuki, para proporcionar el compuesto 91. Como alternativa, el compuesto 91 se puede preparar acoplando el compuesto 56 con un reactivo de éster borónico (7) en donde cada Rz se selecciona independientemente entre halógeno, alquilo C1-C6, cicloalquilo C3-C6 y alcoxi C1-C6, n es 0, 1 o 2, y cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionado de (alquilo C1-C3), usando condiciones
apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki. El compuesto 91 se puede convertir en el compuesto 92 usando las condiciones apropiadas para retirar tanto el grupo protector de amino P6 como el grupo protector de hidroxi P5. El grupo alcohol del compuesto 92 puede ser desplazado por un grupo azida tras el tratamiento con azida de difenilfosforilo para proporcionar el compuesto 93. El grupo azida del compuesto 93 se puede reducir con el tratamiento con trifenilfosfina para proporcionar el compuesto 94. El cierre del anillo puede efectuarse tras el tratamiento del compuesto 94 con carbonato de bis(4-nitrofenilo) para proporcionar el compuesto 96, que es un compuesto de Fórmula I-B en donde R9 es hidrógeno.

Esquema 19
El esquema 19 muestra un proceso para preparar compuestos de Fórmula l-C (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------es un enlace sencillo), en donde R9 es hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El compuesto 73 (en donde Rx, P5 y P6 son como se definen para el Esquema 18), que se puede preparar de acuerdo con el Esquema 18), puede acoplarse con un reactivo que tiene la fórmula (8) en donde Rz está en uno de los átomos de nitrógeno del anillo y se selecciona de alquilo C1-C6 y cicloalquilo C3-C6 y R" es alquilo C1-C6, usando condiciones apropiadas de reacción de acoplamiento cruzado catalizadas por paladio, por ejemplo, condiciones de reacción del acoplamiento Suzuki, para proporcionar el compuesto 96. El grupo protector de hidroxi del compuesto 96 se puede retirar en condiciones convencionales para proporcionar el compuesto 97. El grupo alcohol del compuesto 97 puede ser desplazado por un grupo azida tras el tratamiento con azida de difenilfosforilo para proporcionar el compuesto 98. El grupo azida del compuesto 98 puede reducirse tras el tratamiento con trifenilfosfina para proporcionar el compuesto 98a. El compuesto 98a puede sufrir una ciclación intramolecular tras el tratamiento con una base a temperaturas elevadas, después de lo cual la retirada del grupo protector amino en condiciones convencionales proporciona el compuesto 99, que es un compuesto de Fórmula I-C en donde R9 es hidrógeno.

El esquema 20 muestra un proceso para preparar compuestos de Fórmula l-C (es decir, compuestos de Fórmula I en donde W es CR3R4, X es NR9, Y es C(=0), Z es C y -----------es un enlace sencillo), en donde R9 es hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
El átomo de nitrógeno del anillo del Compuesto 1, que está disponible en el mercado, puede protegerse haciendo reaccionar el compuesto 1 con un reactivo adecuado para proporcionar el compuesto 100 en donde PG es un grupo protector de amino (por ejemplo, SEM). El compuesto 100 se puede hacer reaccionar de una manera similar a la descrita para la conversión del compuesto 2 en el compuesto 4 en el Esquema 1 para proporcionar el compuesto 101 en donde Rz es alquilo C1-C6 o cicloalquilo C3-C6. El compuesto 101 puede metilarse tras el tratamiento con yoduro de metilo en presencia de una base fuerte, tal como n-butillitio para proporcionar el compuesto 102. El compuesto 102 puede yodarse tras el tratamiento con N-yodosuccinimida en presencia de una cantidad catalítica de TFA para proporcionar el compuesto 103. El compuesto 103 se puede convertir en el compuesto 104 tras el tratamiento con cloroformiato de etilo y cloruro de isopropilmagnesio(II) y litio. El compuesto 104 puede tratarse con N-bromosuccinimida en presencia de AIBN para proporcionar el intermedio de bromuro de metilo correspondiente (no mostrado), seguido de tratamiento con hidróxido de amonio que da como resultado una ciclación intramolecular. La retirada del grupo protector de amino PG proporciona el compuesto 13a, que es un compuesto de Fórmula I-C en donde R9 es hidrógeno.
Como alternativa, el grupo protector de amino PG del compuesto 104 se puede retirar en condiciones convencionales para proporcionar el compuesto 105. El compuesto 105 se puede hacer reaccionar con un reactivo que tiene la fórmula
Rx-OH en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, usando condiciones de reacción de Mitsunobu para proporcionar el compuesto 106. El compuesto 106 se puede ciclar tras el tratamiento con N-bromosuccinimida en presencia de AIBN para proporcionar el compuesto 13.

El Esquema 21 muestra un proceso para preparar un compuesto de Fórmula l-G (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es CR7R8, Y es C(=0), Z es C y ----------- es un enlace sencillo), en donde R7 y R8 son hidrógeno, Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1- C6 o cicloalquilo C3-C6.
El compuesto 1, que está disponible en el mercado, puede reaccionar con un reactivo que tiene la fórmula PG-X en donde PG es un grupo protector de amino adecuado (por ejemplo, SEM) y X es un grupo saliente (por ejemplo, halo, por ejemplo, Cl) para proporcionar el compuesto 2a. El compuesto 2a se puede hacer reaccionar con clorhidrato de hidroxilamina para proporcionar el compuesto de oxima 3a. El resto oxima del compuesto 3a puede sufrir una cicloadición para formar un anillo isoxazol tras el tratamiento con un compuesto que tiene la fórmula HCEC-Rz en donde Rz es alquilo C1-C6 o cicloalquilo C3-C6 para proporcionar el compuesto 4a. El compuesto 4a se puede tratar con n-butillitio y yoduro de metilo para proporcionar el compuesto 70a sustituido con metilo. El anillo isoxazol del compuesto 70a puede yodarse tras el tratamiento con N-yodosuccinimida en presencia de una cantidad catalítica de
TFA para proporcionar el compuesto 71a. El grupo yodo en el compuesto 71a puede sufrir un intercambio de halógeno metálico con un reactivo organometálico (por ejemplo, iPrMgCl2Li) seguido de atrapamiento con anhídrido acético para proporcionar un intermedio sustituido con acetilo (no mostrado), después de lo cual el tratamiento de este intermedio con N-bromosuccinimida y AIBN en condiciones radicales de bromación pueden producir el compuesto 107. El tratamiento del compuesto 107 con una base no nucleófila fuerte como LHMDS (hexametildisilazida de litio) permite una ciclación intramolecular, lo que proporciona el compuesto 108. La retirada del grupo protector en 108 proporciona el compuesto 109. El compuesto 109 puede tratarse con un reactivo de fórmula Rx-X en donde X es un grupo saliente, tal como halógeno, un reactivo de fórmula Rx-OH, o un reactivo con la fórmula RxB(OR')2 en donde cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos para que estén conectados formando un anillo
5-6 miembros opcionalmente reemplazados con 1-4 sustituyentes seleccionados entre (alquilo C1-C3) para proporcionar el compuesto 110, en donde en cada uno de Rx-X y RxB(OR')2, Rx es alquilo C1-C6, fluoroalquilo C1-C6,
Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; y en Rx-OH, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3 o hetCyc3. Como ejemplos no limitantes de los anteriores, el compuesto 109 se puede hacer reaccionar con Rx-X en condiciones de acoplamiento cruzado catalizadas por metales de transición (por ejemplo, paladio o cobre) o en condiciones de sustitución nucleofílica (por ejemplo, base y/o calor); el compuesto 109 se puede hacer reaccionar con RxB(OR')2 en condiciones de acoplamiento cruzado catalizadas por metales de transición (por ejemplo, cobre); y el compuesto 109 se puede hacer reaccionar con Rx-OH en condiciones de Mitsunobu. El grupo cloro en 110 se puede desplazar con hidróxido de amonio para proporcionar el compuesto 32, que es un compuesto de Fórmula I-G, en donde Rx es alquilo
C1-C6, fluoroalquilo C1-C6 , Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3 y Rz es alquilo C1-C6 o cicloalquilo C3-C6.
Como alternativa, el compuesto 109 se puede hacer reaccionar con hidróxido de amonio para proporcionar el compuesto 111, que es un compuesto de Fórmula I-G en donde Rx es hidrógeno y Rz es alquilo C1-C6 o cicloalquilo
C3-C6. El compuesto 111 se puede tratar con un reactivo de fórmula Rx-X en donde X es un grupo saliente como halógeno, un reactivo de fórmula Rx-OH, o un reactivo de fórmula RxB(OR')2 en donde cada R' es independientemente
H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un 5 -anillo 6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionados de (alquilo C1-C3) para proporcionar el compuesto 32, que es un compuesto de Fórmula I-G, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3 y Rz es alquilo C1-C6 o cicloalquilo C3-C6. En cada uno de Rx-X y Rxb (o R')2, Rx es alquilo C1-C6 , fluoroalquilo
C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; y en Rx-OH, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cy Como ejemplos no limitantes de los anteriores, el compuesto 111 se puede hacer reaccionar con Rx-X en condiciones de acoplamiento cruzado catalizadas por metales de transición (por ejemplo, paladio o cobre) o condiciones de sustitución nucleofílica (por ejemplo, base y/o calor); el compuesto 111 se puede hacer reaccionar con RxB(OR')2 en condiciones de acoplamiento cruzado catalizadas por metales de transición (por ejemplo, cobre); y el compuesto 111
se puede hacer reaccionar con Rx-OH en condiciones de Mitsunobu.
Como otra alternativa, el compuesto 109 se puede hacer reaccionar con un reactivo de fórmula P6-NH2 en donde P6 es un grupo protector de amino adecuado (por ejemplo, un grupo bencilo, por ejemplo, 2,4-dimetoxibencilo, DMB) para proporcionar el compuesto 112. El compuesto 112 se puede tratar con un reactivo de fórmula Rx-X en donde X es un grupo saliente como halógeno, un reactivo de fórmula Rx-OH, o un reactivo de fórmula RxB(OR')2 en donde cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un 5 -anillo 6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionados de (alquilo C1-C3) para proporcionar el compuesto 113, en donde en cada uno de Rx-X y RxB(Or ')2, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; y en Rx-OH, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3 o hetCyc3. Como ejemplos no limitantes de los anteriores, el compuesto 112 se puede hacer reaccionar con Rx-X en condiciones de acoplamiento cruzado catalizadas por metales de transición (por ejemplo, paladio o cobre) o condiciones de sustitución nucleofílica
(por ejemplo, base y/o calor); el compuesto 112 se puede hacer reaccionar con RxB(OR')2 en condiciones de acoplamiento cruzado catalizadas por metales de transición (por ejemplo, cobre); y el compuesto 112 se puede hacer reaccionar con Rx-OH en condiciones de Mitsunobu. La retirada del grupo protector de amino en el compuesto 113 proporciona el compuesto 32, que es un compuesto de Fórmula I-G, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3 y Rz es alquilo C1-C6 o cicloalquilo C3-C6.

Esquema 22
El Esquema 22 muestra un proceso para preparar un compuesto de Fórmula l-H (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es CR7R8, Y es CR10R11, Z es C y -----------es un enlace sencillo), en donde R7 y R8 son hidrógeno, Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, R10 y R11 son como se definen a continuación para el Esquema 22, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1- C6 o cicloalquilo C3-C6. El compuesto 110 que contiene cetona (en donde Rx y Rz son como se definen en el Esquema 21), que puede prepararse de acuerdo con el Esquema 21, puede reducirse en condiciones convencionales para proporcionar el compuesto 110a, que se puede hacerse reaccionar con hidróxido de amonio para proporcionar el compuesto 36, que es un compuesto de Fórmula I-H, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, Rz es alquilo C1-C6 o cicloalquilo C3-C6, R10 es hidroxilo y R11 es hidrógeno.
Como alternativa, el compuesto 32 (en donde Rx y Rz son como se definen en el Esquema 21), que se puede preparar de acuerdo con el Esquema 21, se puede someter a condiciones de reducción de cetonas (por ejemplo, con borohidruro de sodio) para proporcionar el compuesto 36, que es un compuesto de Fórmula I-H, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6 , Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, Rz es alquilo C1-C6 o cicloalquilo C3-C6, R10 es hidroxilo y R11 es hidrógeno.
Como alternativa, el compuesto 111 (en donde Rz es como se define para el Esquema 21), que se puede preparar de acuerdo con el Esquema 21, se puede someter a condiciones de reducción de cetonas (por ejemplo, con borohidruro de sodio) para proporcionar el compuesto 36 que es un compuesto de Fórmula I-H, en donde Rx es hidrógeno, R10 es hidroxilo y R11 es hidrógeno.

Esquema 23
El Esquema 23 muestra un proceso para preparar un compuesto de Fórmula l-H (es decir, un compuesto de Fórmula I en donde W es CR3R4, X es CR7R8, Y es CR10R11, Z es C y -----------es un enlace sencillo), en donde R7 y R8 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, R10 y R11 son como se definen a continuación para el Esquema 23, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1- C6 o cicloalquilo C3-C6.
El compuesto 114 puede tratarse con un reactivo de fórmula RxNH2 en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3 para proporcionar el compuesto 115. La yodación del compuesto 115 (por ejemplo, con N-yodosuccinimida, NIS) puede proporcionar el compuesto 116, tras lo cual el tratamiento de 116 con 4,4,5,5-tetrametil-2-vinil-1,3,2-dioxaborolano, por ejemplo, en condiciones de acoplamiento cruzado catalizado por paladio (por ejemplo, acoplamiento Suzuki) puede proporcionar el compuesto 117. La escisión oxidativa del resto de olefina en 117 permite la formación del compuesto de aldehído 2 que puede reaccionar con el clorhidrato de hidroxilamina para proporcionar el compuesto de oxima 3. El compuesto 3 puede sufrir una cicloadición con un reactivo de fórmula

en donde Rz es alquilo C1-C6 o cicloalquilo C3-C6 para proporcionar el compuesto 4. La exposición del compuesto 4 a la presencia de una base fuerte (por ejemplo, n-butil litio) y yodometano puede dar lugar al compuesto 70, que se puede yodar en el isoxazol (por ejemplo, con NIS) para producir el compuesto 71. El compuesto 71 puede sufrir un intercambio metal-halógeno con un reactivo organometálico (por ejemplo, iPrMgChLi, Ac2O) en donde la captura con anhídrido acético puede proporcionar el compuesto 100a. El compuesto 100a se puede tratar con N-bromosuccinimida
(NBS) y AIBN para producir el producto de bromación 100b. El tratamiento de 100b con una base fuerte no nucleófila, por ejemplo, LHMDS (hexametildisilazida de litio) puede proporcionar el compuesto 118. El resto de cetona en el compuesto 118 se puede reducir en condiciones convencionales (por ejemplo, con borohidruro sódico) para proporcionar el compuesto 119, después de lo cual el tratamiento con hidróxido de amonio puede desplazar el grupo cloro para producir el compuesto 36, que es un compuesto de fórmula I-H en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; Rz es alquilo C1-C6 o cicloalquilo C3-C6; R10 es o H; y R11 es hidrógeno. El compuesto 36 puede someterse a resolución quiral para proporcionar compuestos enantioméricamente enriquecidos 36a y 36b, ambos compuestos de Fórmula I-H en donde Rx, Rz, R10 y R11 son como se definen para el compuesto 36. Como alternativa, el compuesto 118 se puede someter a condiciones de reducción quiral para proporcionar el compuesto 119a o 119b de forma selectiva. El grupo cloro en el compuesto 119a o 119b se puede desplazar con hidróxido de amonio para proporcionar el compuesto 36a y 36b, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; Rz es alquilo C1-C6 o cicloalquilo C3-C6; R10 es OH; y R11 es hidrógeno.

El esquema 24 muestra un proceso para preparar un compuesto de Fórmula l-A (es decir, compuestos de Fórmula I en donde W es CR3R4, X es CR7R8, Y es C(=0), Z es N y -----------es un enlace sencillo) en donde R7 y R8 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es como se define para la Fórmula I, en donde el anillo A está sustituido con RdNHC(=O)-; y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2.
El compuesto 53 (en donde Rx es como se define en el Esquema 11) que se puede preparar de acuerdo con el Esquema 11 se puede someter a condiciones de oxidación de alcohol (por ejemplo, en presencia de peryodinano de Dess-Martin) para producir el aldehído 120. El compuesto 120 puede someterse a condiciones de olefinación de Wittig (por ejemplo, con 2-(trifenil-A5-fosfanilideno)acetato de bencilo) para proporcionar el compuesto 121, después de lo cual la reducción de la olefina en 121 puede proporcionar el compuesto 122. El grupo cloro en 122 se puede desplazar con un nucleófilo de fórmula P6-NH2 en donde P6 es un grupo protector de amino (por ejemplo, bencilo, por ejemplo, 2,4-dimetoxibencilo, DMB) para proporcionar el compuesto 123. La yodación del compuesto 123 (por ejemplo, con N-yodosuccinimida) puede conducir al compuesto 124. El compuesto 124 puede acoplarse con ácido borónico o éster borónico 125 en condiciones apropiadas de acoplamiento cruzado catalizado por paladio (por ejemplo, acoplamiento de Suzuki) para proporcionar el compuesto 126. En el compuesto 125, cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionados de (alquilo C1-C3); y R" es alquilo C1-C6. La hidrólisis de los grupos éster en 126 proporciona el compuesto de ácido dicarboxílico 127, después de lo cual el tratamiento de 127 en condiciones convencionales de acoplamiento de amida permite la ciclación intramolecular para proporcionar el compuesto 128. El compuesto 128 puede acoplarse con un reactivo de fórmula RdNH2 en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2 en condiciones de acoplamiento de amida convencionales. La retirada posterior del grupo protector de amino (por ejemplo, con TFA) proporciona el compuesto 129, que es un compuesto de Fórmula I-A, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; el anillo A está sustituido con RdNHC(=O) y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2.

El esquema 25 muestra un proceso para preparar un compuesto de Fórmula l-L (es decir, compuestos de Fórmula I en donde W es CR3R4, X es CR7R8, Y es CR10R11, Z es N y -----------es un enlace sencillo) en donde R y R8 son hidrógeno, R10 y R11 son hidrógeno, Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es como se define para la Fórmula I, en donde el anillo A está sustituido con RdNHC(=O)- o (alquil C1-C6)C(=O)NH-; y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2.
El compuesto 120 (en donde Rx es como se define para el esquema 24) que se puede preparar de acuerdo con el esquema 24 se puede someter a una reacción de olefinación de Wittig (por ejemplo, con 2-(trifenil-A5-fosfanilideno)acetato de etilo) para proporcionar el compuesto 130. La reducción del resto de olefina en 130 proporciona el compuesto 131, después de lo cual la yodación (por ejemplo, con N-yodosuccinimida) proporciona el compuesto 132. La reducción del resto éster en 132 (por ejemplo, con DIBAL-H) proporciona el compuesto 133 que contiene alcohol. La protección del alcohol en 133 con un reactivo de fórmula P5-X en donde P5 es un grupo protector de hidroxi adecuado (por ejemplo, un grupo protector de sililo, por ejemplo, terc-butildimetilsililo) y X es un grupo saliente (por ejemplo, halógeno) proporciona el compuesto 134. El tratamiento de 134 con P6-NH2 en donde P6 es un grupo protector de amino (por ejemplo, bencilo, por ejemplo, 2,4-dimetoxibencilo, DMB) puede proporcionar el compuesto 135. Someter 135 a condiciones apropiadas de acoplamiento cruzado catalizado por paladio (por ejemplo, acoplamiento de Suzuki) con un ácido borónico o éster borónico de fórmula 125 puede proporcionar el compuesto 136. En el compuesto 125, cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyentes seleccionados de (alquilo C1-C3); y R" es alquilo C1-C6. La retirada del grupo protector de hidroxi en 136 (por ejemplo, con TBAF) puede proporcionar el compuesto 137. La exposición de 137 al cloruro de mesilo permite la metanosulfonilación del grupo de alcohol primario. Por tanto, el grupo NH del anillo A puede desplazar intramolecularmente este mesilato resultante tras el tratamiento con una base (por ejemplo, carbonato de cesio) para proporcionar el compuesto 138. La hidrólisis del grupo éster en 138 produce 139, después de lo cual el acoplamiento con RdNH2 en condiciones convencionales de acoplamiento de amida seguido de la retirada del grupo protector amino proporciona el compuesto
140, que es un compuesto de Fórmula I-L, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; el anillo A está sustituido con RdNHC(=O) y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2 Como alternativa, el compuesto 140 se puede obtener a partir del compuesto 139 mediante la retirada secuencial del grupo protector de amino y el acoplamiento con RdNH2 en condiciones de acoplamiento de amida convencionales.
Además, el compuesto 139 se puede tratar con difenilfosforil azida (DPPA) y trimetilamina en una transposición de tipo Curtius. El tratamiento del intermedio (no mostrado) a (alquil C1-C6CO)2O seguido de la retirada del grupo protector amino puede proporcionar el compuesto 141 que es un compuesto de Fórmula I-L, en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A está sustituido con (alquil C1-C6)C(=O)NH-.
La expresión "grupo protector de amino" como se usa en el presente documento se refiere a un derivado de los grupos comúnmente empleados para bloquear o proteger un grupo amino mientras se llevan a cabo reacciones en otros grupos funcionales del compuesto. Los ejemplos de grupos protectores adecuados para usar en cualquiera de los procesos descritos en este documento incluyen carbamatos, amidas, grupos alquilo y arilo, grupos bencilo y grupos bencilo sustituidos, iminas, así como muchos derivados de N-heteroátomos que se pueden retirar para regenerar el grupo amino deseado. Ejemplos no limitantes de grupos protectores de amino son 2,4-dimetoxibencilo (DMB), acetilo, trifluoroacetilo, t-butiloxicarbonilo ("Boc"), benciloxicarbonilo ("CBz") [2-(trimetilsilil)etoxi]metilo (SEM), dimetilformamida dimetil acetal y 9-fluorenilmetilenooxicarbonilo ("Fmoc"). Otros ejemplos de estos grupos y otros grupos protectores se encuentran en T. W. Greene, et al. Greene's Protective Groups in Organic Synthesis. Nueva York: Wiley Interscience, 2006.
Los átomos de nitrógeno en los compuestos descritos en cualquiera de los métodos anteriores pueden protegerse con uno o más de cualquier grupo protector de nitrógeno conveniente, por ejemplo, como se describe en Greene & Wuts, eds., "Protecting Groups in Organic Synthesis", 2a ed. Nueva York; John Wiley & Sons, Inc., 1991. Un grupo protector de nitrógeno puede ser cualquier "grupo protector de amino" como se describe anteriormente. Los ejemplos de grupos protectores de nitrógeno incluyen grupos acilo y alcoxicarbonilo, tales como t-butoxicarbonilo (BOC), fenoxicarbonilo y [2-(trimetilsilil)etoxi]metilo (SEM).
Los grupos hidroxi se pueden proteger con cualquier grupo protector de hidroxi conveniente, por ejemplo, como se describe en T. W. Greene, et al., Greene's Protective Groups in Organic Synthesis. Nueva York: Wiley Interscience, 2006. Los ejemplos incluyen bencilo, tritilo, éteres de sililo (por ejemplo, terc-butildimetilsililo) y similares.
Por consiguiente, en el presente documento se proporciona además un procedimiento para preparar un compuesto de Fórmula I o una sal farmacéuticamente aceptable del mismo como se define en el presente documento, que comprende:
(a) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es C(=0); Z es N ;--------- es un enlace sencillo;
R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, que presenta un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc2, el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para el anillo A en la Fórmula I y P6 es un grupo protector de amino, para una delación intramolecular; y retirar el grupo protector de amino P6 en el intermedio resultante;
(b) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es C(=0); Z es N ; ---------- es un enlace sencillo;
R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, en donde el anillo A está sustituido con NHRdC(=O)- y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2, acoplando un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, y P6 es un grupo protector de amino, con un compuesto de fórmula RdNH2 en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2; y retirando el grupo protector de amino P6;
(c) para un compuesto de fórmula I, en donde W es CR3R4; X es NR9; Y es C(=0); Z es N y ----------es un enlace sencillo;
R9 es hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo a bicíclico como se define para la Fórmula I, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3; el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I; y P6 es un grupo protector de amino, con Boc2O; y retirando el grupo protector de amino P6;
(d) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es C(=0); Z es N ----------es un enlace sencillo; R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1 )alquil C1-C6-; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y, n es 0, 1, 2, 3 o 4 y cada Rz se selecciona independientemente entre RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH- en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; n es 0, 1, 2, 3 o 4 y cada Rz se selecciona independientemente entre RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH- en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2, con un compuesto de fórmula R9-X, en donde X es un grupo saliente; y R9 es alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1 )alquil C1-C6-; y retirando el grupo protector hidroxi si está presente;
(e) para un compuesto de Fórmula I, en donde W es CR3R4, X es NR9; Y es C(=0); Z es N ;----------es un enlace sencillo); R9 es hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es
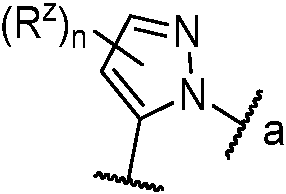
en donde el enlace etiquetado como "a" indica el punto de unión a Y, cada Rz se selecciona independientemente entre alquilo C1-C6 y cicloalquilo C3-C6, n es 0, 1 o 2 y el anillo A además se sustituye opcionalmente con una aparición de halo, haciendo reaccionar un compuesto de la siguiente fórmula
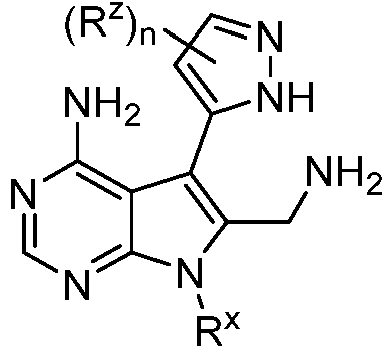
en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, cada Rz se selecciona independientemente entre halógeno, alquilo C1-C6 y cicloalquilo C3-C6, n es 0, 1 o 2, y el anillo pirazolilo está además opcionalmente sustituido con una aparición de halo, con un reactivo de fórmula (p-NChCeHsO^CO;
(f) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es C(=0), Z es C ;----------es un enlace sencillo; R9 es hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es
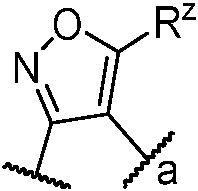
en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:
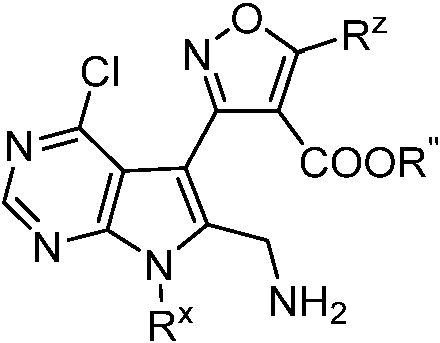
en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6 con hidróxido de amonio;
(g) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es C(=0), Z es C; ----------es un enlace sencillo; R9es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1)alquil C1-C6-; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con un compuesto de fórmula R9-X en donde R9 es alquilo C1-C6, hidroxilaquil C1-C6-el grupo hidroxilo está protegido con un grupo protector de hidroxi adecuado, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil c 1-c 6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1 )alquil C1-C6-; y retirando el grupo protector hidroxi si está presente;
(h) para un compuesto de Fórmula I, en donde W es CR3R4, X es NR9; Y es C(=0); Z es C; y ---------- es un enlace sencillo;
R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1 )alquil C1-C6-; Rx es como se define para la Fórmula I; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, retirando el grupo protector de amino P2 en un compuesto de la siguiente fórmula:

en donde Rx es como se define para la Fórmula I, Rz es alquilo C1-C6 o cicloalquilo C3-C6, R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1 )alquil C1-C6- y P2 es un grupo protector de amino;
(i) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es C(=0); Z es C ; ----------es un enlace sencillo; el anillo A es un anillo arilo de 6 miembros opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)CH2-; R9 es hidrógeno; y Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, que presenta un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, n es 0, 1,2, 3 o 4, cada Rz es independientemente halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)CH2- y P6 es un grupo protector de amino, a una ciclación intramolecular; y retirando el grupo protector de amino P6;
(j) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es C(=0); Z es C; ----------es un enlace sencillo; el anillo A es un anillo arilo de 6 miembros opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- en donde Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)CH2-; R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1 )alquil C1-C6-; y Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, n es 0, 1, 2, 3 o 4 y cada Rz se selecciona independientemente entre halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o Rcn Hc (=O)NH- en donde Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)CH2-, con un compuesto de fórmula R9-X, en donde R9 es alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6- o (hetAr1 )alquil C1-C6- y X es un grupo saliente; y retirando el grupo protector hidroxi si está presente;
(k) para un compuesto de Fórmula I en donde W es CR3R4; X es NR9; Y es C(=0); Z es C; -------- es un enlace sencillo; R9 es hidrógeno; Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es
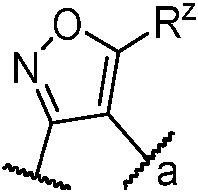
en donde el enlace etiquetado como "a" indica el punto de unión a Y; y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:
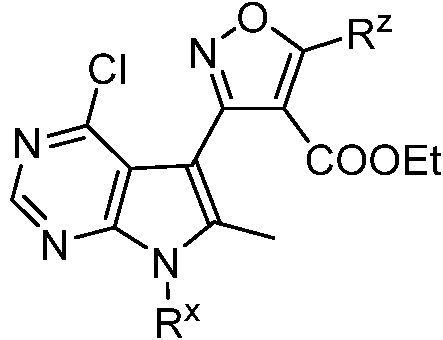
en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con N-bromosuccinimida y AIBN; y haciendo reaccionar el producto intermedio resultante con hidróxido de amonio; o haciendo reaccionar un compuesto de la siguiente fórmula:
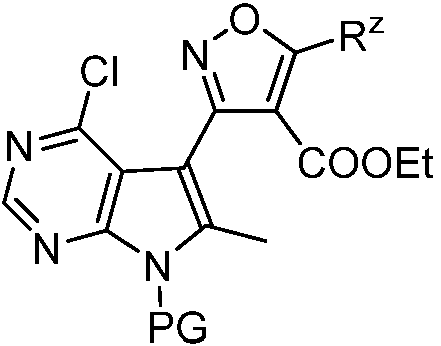
en donde PG es un grupo protector de amino y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con N-bromosuccinimida y AIBN; haciendo reaccionar el intermedio resultante con hidróxido de amonio; y
retirando el grupo protector de amino PG en el intermedio resultante;
(I) para un compuesto de Fórmula I en donde W es CR3R4; X es NR9; Y es C(=0); Z es C ;----------es un enlace sencillo; R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alquil C1-C6)SC>2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1, (hetAr1 )alquil C1-C6-, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=O)-; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:
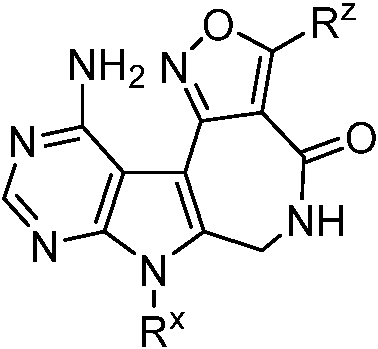
en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3; y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con un compuesto de fórmula R9-X en donde R9 es alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado, (alquil C1-C6)SO2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1, (hetAr1 )alquil C1-C6-, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=0)- y X es un grupo saliente; y retirando el grupo protector hidroxi si está presente;
(m) para un compuesto de Fórmula I en donde W es CR3R4; X es NR9; Y es C(=0); Z es C; y --------- es un enlace sencillo);
R9 es hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es como se define para la Fórmula I, que presenta un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, P6 es un grupo protector de amino y R" es alquilo C1-C6, a una ciclación intramolecular; y
retirando el grupo protector de amino P6;
(n) para un compuesto de Fórmula I en donde W es CR3R4; X es O; Y es C(=0); Z es C; y ----------es un enlace
sencillo; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, retirando el grupo protector de amino P2 en un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, Rz es alquilo C1-C6 o cicloalquilo C3-C6 y P2 es un grupo protector de amino;
(o) para un compuesto de Fórmula I en donde W es CR3R4; X es NR9; Y es SO2; Z es C y es un enlace sencillo; R9 es hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula
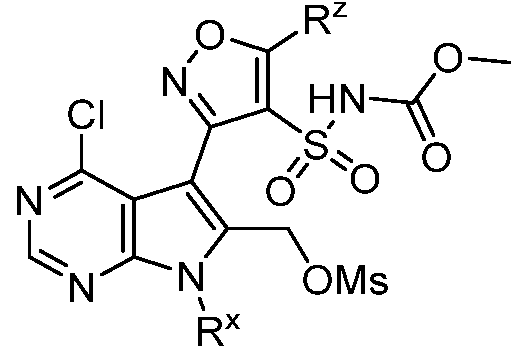
en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con hidróxido de amonio;
(p) para un compuesto de Fórmula I en donde W es CR3R4; X es NR9; Y es SO2; Z es C y ----------es un enlace sencillo; R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1)alquil C1-C6-; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con un compuesto de fórmula R9-X en donde R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6- en donde el grupo hidroxi está protegido con un grupo protector de hidroxi adecuado, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, (hetCyc1)alquil C1-C6-, (Ar1)alquil C1-C6-, o (hetAr1)alquil C1-C6-; y retirando el grupo protector hidroxi si está presente;
(q) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es SO2; Z es C; y --------- es un enlace sencillo;
R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6 con hidróxido de amonio;
(r) para un compuesto de Fórmula I en donde W es CR3R4; X es CR7R8; Y es C(=0); Z es C ; --------- es un enlace sencillo; R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con ácido polifosfórico;
(s) para un compuesto de Fórmula I en donde W es CR3R4; X es CR7R8; Y es C(=0); Z es C ; -------- es un enlace sencillo; R7 y R8 son hidrógeno; Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3 y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con hidróxido de amonio;
(t) para un compuesto de Fórmula I en donde W es CR3R4; X es CR7R8; Y es C(=0); Z es C ;---------es un enlace sencillo; R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, retirando el grupo protector de amino P6 en un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, Rz es alquilo C1-C6 o cicloalquilo C3-C6 y P6 es un grupo protector de amino;
(u) para un compuesto de Fórmula I en donde W es CR3R4; X es CR7R8; Y es C(=0); Z es C; ---------es un enlace sencillo; R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rz es alquilo C1-C6 o cicloalquilo C3-C6, con un compuesto de fórmula Rx-X en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, un compuesto de fórmula Rx-OH en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3 o hetCyc3, o un compuesto de fórmula RxB(OR')2 en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3 y cada R' es independientemente H o alquilo (C1-6), o cada R' junto con los átomos a los que están conectados forman un anillo 5-6 miembros opcionalmente sustituido con 1-4 sustituyeles seleccionados entre (alquilo C1-C3);
(v) para un compuesto de fórmula I, en donde W es CR3R4; X es CR7R8; Y es CR10R11; Z es C; ----------es un enlace sencillo;
R7 y R8 son hidrógeno; Rx es como se define para la Fórmula I, R10 y R11 son como se definen para la Fórmula I y el anillo es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, funcionalizando un compuesto de la siguiente fórmula:

en donde Rx es como se define para la Fórmula I y Rz es alquilo C1-C6 o 'cicloalquilo C3-C6; y opcionalmente someter el producto resultante a separación quiral;
(w) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es CR10R11; Z es C ; --------- es un enlace sencillo;
R7 y R8 son hidrógeno; Rx es como se define para la Fórmula I, R10 es hidroxilo, R11 es hidrógeno y el anillo A es
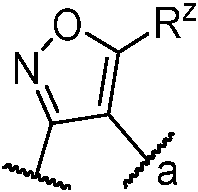
en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es como se define para el Fórmula I y Rz es alquilo C1-C6 o cicloalquilo C3-C6, con hidróxido de amonio; y opcionalmente someter el producto resultante a separación quiral;
(x) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es CR10R11; Z es C -----------es un enlace sencillo;
R7 y R8 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3, R10 es hidroxilo, y R11 es hidrógeno y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, que presenta un compuesto de la siguiente fórmula:

en donde Rx es como se define para el Fórmula I y Rz es alquilo C1-C6 o cicloalquilo C3-C6, a separación quiral; y
haciendo reaccionar el producto intermedio resultante con hidróxido de amonio;
(y) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es CR10R11; Z es C; --------- es un enlace sencillo;
R10 y R11 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1 o (hetAr1)alquil C1-C6-, y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, Rz es alquilo C1-C6 o cicloalquilo C3-C6, y cada P4 es independientemente un grupo protector de amino, con un compuesto de fórmula R9NH2, en donde R9 es alquilo C1-C6, hidroxialquil C1-C6-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1 o (hetAr1 )alquil C1-C6-, en presencia de un agente reductor; y retirar el grupo protector de amino P4 en el intermedio resultante;
(z) para un compuesto de Fórmula I, en donde W es CR3R4; X es NR9; Y es CR10R11; Z es C; ----------- es un enlace sencillo;
R10 y R11 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; R9 es (alquil C1-C6)SO2 o R9' C(=O) en donde R9' es alquilo C1-C6 o fluoroalquilo C1-C6 y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc3 o Cyc3, Rz es alquilo C1-C6 o cicloalquilo C3-C6, y cada P4 es independientemente un grupo protector de amino, con un compuesto de fórmula (alquil C1-C6)SO2Cl o R9'C(=O)Cl en donde R9' es alquilo C1-C6 o fluoroalquilo C1-C6; y
y retirar los grupos protectores de amino P4 en el intermedio resultante;
(aa) para un compuesto de Fórmula I, en donde W es CR3R4; X es O; Y es CR10R11; Z es C; es un enlace sencillo; R10 y R11 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, Rz es alquilo C1-C6 o cicloalquilo C3-C6, cada P4 es independientemente un grupo protector de amino y P3 es un grupo protector de hidroxi, con CF3SO3TMS y EtsSiH;
(bb) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR5; Y es CR6; Z es C -----------es un doble enlace; R5 y R6 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; y el anillo A es

en donde el enlace etiquetado como "a" indica el punto de unión a Y y Rz es alquilo C1-C6 o cicloalquilo C3-C6, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, Rz es alquilo C1-C6 o cicloalquilo C3-C6 y P es un grupo protector de amino, con yodometano en presencia de una base; y
retirar el grupo protector de amino P en el intermedio resultante;
(cc) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es CR10R11; Z es N ;-----------es un enlace sencillo;
R7 y R8 son hidrógeno; R10 y R11 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, en donde el anillo A está sustituido con NHRdC(=O)- y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2, retirando el grupo protector de amino P6 en un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, y P6 es un grupo protector de amino;
y acoplando el intermedio resultante con un compuesto de fórmula RdNH2 en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2;
(dd) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es CR10R11; Z es N ;-----------es un enlace sencillo;
R7 y R8 son hidrógeno; R10 y R11 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, en donde el anillo A está sustituido con NHRdC(=O)- y Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1 Cyc1CH2-, fenilo o hetAr2, acoplando un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, y P6 es un grupo protector de amino, con un compuesto de
fórmula RdNH2 en donde Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2;
y retirando el grupo protector de amino P6; o
(ee) para un compuesto de Fórmula I, en donde W es CR3R4; X es CR7R8; Y es CR10R11; Z es N ;-----------es un enlace sencillo;
R7 y R8 son hidrógeno; R10 y R11 son hidrógeno; Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3; el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, en donde el anillo A está sustituido con (alquil C1-C6)C(=O)NH-, haciendo reaccionar un compuesto de la siguiente fórmula:

en donde Rx es alquilo C1-C6, fluoroalquilo C1-C6, Cyc2 o Cyc3, el anillo A es un anillo heteroarilo monocíclico o un anillo heteroarilo bicíclico como se define para la Fórmula I, y P6 es un grupo protector de amino, con difenilfosforil azida (DPPA);
haciendo reaccionar el intermedio resultante con un compuesto de fórmula (alquil C1-C6 )2O; y
retirar el grupo protector de amino P6 en el intermedio resultante,
opcionalmente retirando cualquier grupo protector y, opcionalmente, formando una sal farmacéuticamente aceptable del mismo.
La capacidad de los compuestos de prueba para actuar como inhibidores de RET puede demostrarse mediante el ensayo descrito en los Ejemplos A, B, C y D. Los valores de CI50 se muestran en la Tabla 5.
En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben una inhibición de RET potente y selectiva. Por ejemplo, los compuestos proporcionados en el presente documento exhiben una potencia nanomolar frente a RET de tipo natural y una cinasa RET codificada por un gen RET que incluye una mutación activadora o una mutación de resistencia a inhibidores de cinasa RET, incluyendo, por ejemplo, la fusión KIF5B-RET, mutaciones de frente de hendidura ATP G810R y G810S, la mutación activadora M918T y las mutaciones guardianas V804M, V804L y V804E, con una actividad mínima frente a cinasas relacionadas.
En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben una potencia nanomolar frente a una proteína de fusión r Et alterada codificada por un gen RET que codifica la proteína de fusión RET (por ejemplo, cualquiera de las proteínas de fusión RET descritas en el presente documento, incluyendo, sin limitación, CCDC6-RET o KIF5B-RET) cuyo gen RET incluye una mutación de resistencia a inhibidores de cinasa RET (por ejemplo, cualquiera de las mutaciones de RET descritas en el presente documento, incluyendo, sin limitación, V804m , V804L o V804E) de manera que la proteína RET alterada es una proteína de fusión de RET que exhibe resistencia a la cinasa RET debido a la presencia de una sustitución o deleción de aminoácidos de resistencia a inhibidores de cinasa RET. Los ejemplos no limitantes incluyen CCDC6-RET-V804M y KIF5B-RET-V804M. En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben una potencia nanomolar frente a una proteína RET alterada codificada por un gen RET que incluye una mutación de RET (por ejemplo, cualquiera de las mutaciones de RET descritas en el presente documento, incluyendo, sin limitación, C634W o M918T) y que incluye una mutación de resistencia a inhibidores de cinasa RET (por ejemplo, cualquiera de las mutaciones de resistencia a inhibidores de cinasa RET descritas en el presente documento, incluyendo, sin limitación, V804M, V804L o V804E) de manera que la proteína RET alterada incluye una sustitución de RET causada por la mutación de RET (por ejemplo, una mutación primaria de RET) y la proteína RET alterada exhibe resistencia a la cinasa RET debido a la presencia de una sustitución o deleción de aminoácidos de resistencia a inhibidores de cinasa RET.
En algunas realizaciones, los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal farmacéuticamente aceptable de los mismos, se dirigen selectivamente a una cinasa RET. Por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, puede dirigirse selectivamente a una cinasa RET por encima de otra cinasa o una diana diferente de cinasa.
En algunas realizaciones, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, exhibe una selectividad al menos 30 veces mayor por una cinasa RET sobre otra cinasa. Por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas
I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, exhibe una selectividad al menos 40 veces mayor; una selectividad al menos 50 veces mayor; una selectividad al menos 60 veces mayor; una selectividad al menos 70 veces mayor; una selectividad al menos 80 veces mayor; una selectividad al menos 90 veces mayor; una selectividad al menos 100 veces mayor; una selectividad al menos 200 veces mayor; una selectividad al menos 300 veces mayor; una selectividad al menos 400 veces mayor; una selectividad al menos 500 veces mayor; una selectividad al menos 600 veces mayor; una selectividad al menos 700 veces mayor; una selectividad al menos 800 veces mayor; una selectividad al menos 900 veces mayor; o una selectividad al menos 1000 veces mayor por una cinasa RET sobre otra cinasa. En algunas realizaciones, la selectividad por una cinasa RET sobre otra cinasa se mide en un ensayo celular (por ejemplo, un ensayo celular como se proporciona en el presente documento).
En algunas realizaciones, los compuestos proporcionados en el presente documento pueden exhibir selectividad por una cinasa RET sobre una cinasa KDR (por ejemplo, VEGFR2). En algunas realizaciones, la selectividad por una cinasa RET sobre una cinasa KDR se observa sin pérdida de potencia para una cinasa RET codificada por un gen RET que incluye una mutación activadora o una mutación de resistencia a inhibidores de cinasa RET (por ejemplo, un mutante guardián). En algunas realizaciones, la selectividad sobre una cinasa KDR es al menos 10 veces mayor (por ejemplo, una selectividad al menos 40 veces mayor; una selectividad al menos 50 veces mayor; una selectividad al menos 60 veces mayor; una selectividad al menos 70 veces mayor; una selectividad al menos 80 veces mayor; una selectividad al menos 90 veces mayor; una selectividad al menos 100 veces mayor; una selectividad al menos 150 veces mayor; una selectividad al menos 200 veces mayor; una selectividad al menos 250 veces mayor; una selectividad al menos 300 veces mayor; una selectividad al menos 350 veces mayor; o una selectividad al menos 400 veces mayor) en comparación con la inhibición de KIF5B-RET (es decir, los compuestos son más potentes frente a KIF5B-RET que KDR). En algunas realizaciones, la selectividad por una cinasa RET sobre una cinasa KDR es aproximadamente 30 veces mayor. En algunas realizaciones, la selectividad por una cinasa RET sobre una cinasa KDR es al menos 100 veces mayor. En algunas realizaciones, la selectividad por una cinasa RET sobre una cinasa KDR es al menos 150 veces mayor.  En algunas realizaciones, la selectividad por una cinasa RET sobre una cinasa KDR es al menos 400 veces mayor. Sin quedar ligado a teoría alguna, se cree que la inhibición potente de la cinasa KDR es una característica frecuente entre los inhibidores multicinasa (MKI) dirigidos a RET y puede ser la fuente de las toxicidades limitantes de la dosis observadas con dichos compuestos.
En algunas realizaciones, la inhibición de V804M fue similar a la observada para RET de tipo natural. Por ejemplo, la inhibición de V804M está dentro de aproximadamente 2 veces (por ejemplo, aproximadamente 5 veces, aproximadamente 7 veces, aproximadamente 10 veces) de inhibición de RET de tipo natural (es decir, los compuestos fueron igualmente potentes contra RET de tipo natural y V804M). En algunas realizaciones, la selectividad por una cinasa RET de tipo natural o V804M sobre otra cinasa se mide en un ensayo enzimático (por ejemplo, un ensayo enzimático como se proporciona en el presente documento). En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben citotoxicidad selectiva a las células mutantes de RET.
En algunas realizaciones, la inhibición de G810S y/o G810R es similar a la observada para RET de tipo natural. Por ejemplo, la inhibición de G810S y/o G810R está dentro de aproximadamente 2 veces (por ejemplo, aproximadamente 5 veces, aproximadamente 7 veces, aproximadamente 10 veces) de inhibición de RET de tipo natural (por ejemplo, los compuestos fueron igualmente potentes frente a RET de tipo natural y G810S y/o G810R). En algunas realizaciones, la selectividad por una cinasa RET de tipo natural o G810S y/o G810R sobre otra cinasa se mide en un ensayo enzimático (por ejemplo, un ensayo enzimático como se proporciona en el presente documento). En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben citotoxicidad selectiva a las células mutantes de RET.
En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben penetrancia en el cerebro y/o el sistema nervioso central (SNC). Dichos compuestos son capaces de atravesar la barrera hematoencefálica e inhibir una cinasa RET en el cerebro y/u otras estructuras del SNC. En algunas realizaciones, los compuestos proporcionados en el presente documento son capaces de atravesar la barrera hematoencefálica en una cantidad terapéuticamente eficaz. Por ejemplo, el tratamiento de un paciente con cáncer (por ejemplo, un cáncer asociado con RET tal como un cáncer de cerebro o del SNC asociado a RET) puede incluir la administración (por ejemplo, administración oral) del compuesto al paciente. En algunas de dichas realizaciones, los compuestos proporcionados en el presente documento son útiles para tratar un tumor cerebral primario o un tumor cerebral metastásico. Por ejemplo, un tumor cerebral primario asociado a RET o un tumor cerebral metastásico.
En algunas realizaciones, los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, exhiben una o más de una elevada absorción GI, baja eliminación y bajo potencial de interacciones farmacológicas.
Los compuestos de fórmula I (por ejemplo, cualquiera de las fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, son útiles para tratar enfermedades y trastornos que pueden tratarse con un inhibidor de cinasa RET, tales como enfermedades y trastornos asociados a RET, por ejemplo, trastornos proliferativos, tales como cánceres, incluyendo cánceres hematológicos y tumores sólidos (por ejemplo, tumores sólidos avanzados y/o tumores sólidos con fusión en RET positiva), y trastornos gastrointestinales tales como SII.
Como se usan en el presente documento, los términos "tratar" o "tratamiento" se refieren a medidas terapéuticas o paliativas. Los resultados clínicos beneficiosos o deseados incluyen, pero sin limitación, alivio, en su totalidad o en parte, de los síntomas asociados con una enfermedad o trastorno o afección, disminución del grado de la enfermedad, estabilización (es decir, no empeoramiento) del cuadro patológico, el retraso o ralentización del avance de la enfermedad, mejora o paliación de la patología (por ejemplo, uno o más síntomas de la enfermedad) y remisión (ya sea parcial o total), ya sea detectable o no detectable. "Tratamiento" también puede significar prolongar la supervivencia en comparación con la supervivencia esperada si no se recibe tratamiento.
Como se usan en el presente documento, los términos "sujeto", "individuo" o "paciente" se usan indistintamente, se refieren a cualquier animal, incluyendo mamíferos tales como ratones, ratas, otros roedores, conejos, perros, gatos, cerdos, ganado vacuno, ovejas, caballos, primates y seres humanos. En algunas realizaciones, el paciente es un ser humano. En algunas realizaciones, el sujeto ha experimentado y/o presentado al menos un síntoma de la enfermedad o trastorno a tratar y/o prevenir. En algunas realizaciones, el sujeto ha sido identificado o diagnosticado con un cáncer con una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos (un cáncer asociado a RET) (por ejemplo, como se determina usando un ensayo o kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA). En algunas realizaciones, el sujeto tiene un tumor que es positivo para la desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, según lo determinado usando ensayo o kit aprobado por una agencia de control). El sujeto puede ser un sujeto con uno o más tumores positivos para una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, identificado como positivo usando un ensayo o kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA). El sujeto puede ser un sujeto cuyos tumores tienen una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de los mismos (por ejemplo, en donde el tumor se identifica como tal usando un kit o ensayo aprobado por una agencia de control, por ejemplo, aprobado por la FDA). En algunas realizaciones, se sospecha que el sujeto tiene un cáncer asociado a RET. En algunas realizaciones, el sujeto tiene un historial clínico que indica que el sujeto tiene un tumor que tiene la desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos (y, opcionalmente, el historial clínico indica que el sujeto debe tratarse con cualquiera de las composiciones proporcionadas en el presente documento). En algunas realizaciones, el paciente es un paciente pediátrico.
Como se usa en el presente documento, la expresión "paciente pediátrico" se refiere a un paciente menor de 21 años de edad en el momento del diagnóstico o tratamiento. El término "pediátrico" puede además dividirse en varias subpoblaciones, incluyendo: neonatos (desde el nacimiento hasta el primer mes de vida); lactantes (desde 1 mes a dos años de edad); niños (desde dos años de edad hasta los 12 años de edad); y adolescentes (desde 12 años de edad a 21 años de edad (hasta, aunque sin incluir, el vigésimo segundo cumpleaños)). Berhman RE, Kliegman R, Arvin AM, Nelson WE. Nelson Textbook of Pediatrics, 15a Ed. Filadelfia: W.B. Saunders Company, 1996; Rudolph AM, et al. Rudolph's Pediatrics, 21a Ed. Nueva York: McGraw-Hill, 2002; y Avery MD, First LR. Pediatric Medicine, 2a ed. Baltimore: Williams y Wilkins; 1994. En algunas realizaciones, un paciente pediátrico es desde el nacimiento hasta los primeros 28 días de vida, desde los 29 días de edad a menos de dos años de edad, desde los dos años de edad a menos de 12 años de edad, o desde los 12 años de la edad hasta los 21 años de edad (hasta, aunque sin incluir, el vigésimo segundo cumpleaños). En algunas realizaciones, un paciente pediátrico es desde el nacimiento hasta los primeros 28 días de vida, desde los 29 días de edad a menos de 1 año de edad, desde un mes de edad a menos de cuatro meses de edad, desde los tres meses de edad a menos de siete meses de edad, desde los seis meses de edad a menos de 1 año de edad, desde 1 año de edad a menos de 2 años de edad, desde los 2 años de edad a menos de 3 años de edad, desde los 2 años de edad a menos de siete años de edad, desde los 3 años de edad a menos de 5 años de edad, desde los 5 años de edad a menos de 10 años de edad, desde los 6 años de edad a menos de 13 años de edad, desde los 10 años de edad a menos de 15 años de edad, o desde los 15 años de la edad hasta menos de 22 años de edad.
En determinadas realizaciones, los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, son útiles para prevenir enfermedades y trastornos como se definen en el presente documento (por ejemplo, enfermedades autoinmunitarias, enfermedades inflamatorias y cáncer). Como se usa en el presente documento, el término "prevenir" significa la prevención de la aparición, recurrencia o extensión, en su totalidad o en parte, de la enfermedad o afección como se describe en el presente documento, o un síntoma de la misma.
Como se usa en el presente documento, la expresión "enfermedad o trastorno asociado a RET" se refiere a enfermedades o trastornos asociados con o que tiene una desregulación de un gen RET, una cinasa RET (también denominada proteína cinasa RET o cinasa RET en el presente documento), o la expresión, actividad o nivel de cualquiera (por ejemplo, uno o más) de los mismos (por ejemplo, cualquiera de los tipos de desregulación de un gen RET, una cinasa RET, un dominio cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos descritos en el presente documento). Los ejemplos no limitantes de una enfermedad o trastorno asociado a RET incluyen, por ejemplo, cáncer o trastornos gastrointestinales, tal como síndrome del intestino irritable (SII).
Como se usa en el presente documento, la expresión "cáncer asociado a RET" se refiere a cánceres asociados con o que tienen una desregulación de un gen RET, una cinasa RET (también denominada proteína cinasa RET en el presente documento), o la expresión, actividad o nivel de cualquiera de los mismos. En el presente documento se
describen ejemplos no limitantes de un cáncer asociado a RET.
La expresión "desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa RET y un compañero de fusión, una mutación en un gen RET que da como resultado la expresión de una proteína RET que incluye una deleción de al menos un aminoácido en comparación con una proteína RET de tipo natural, una mutación en un gen RET que da como resultado la expresión de una proteína RET con una o más mutaciones puntuales en comparación con una proteína RET de tipo natural, una mutación en un gen RET que da como resultado la expresión de una proteína RET con al menos un aminoácido insertado en comparación con una proteína RET de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína RET en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína RET en una célula), una versión alternativa de corte y empalme de un ARNm de RET que da como resultado una proteína RET que tiene una deleción de al menos un aminoácido en la proteína RET en comparación con la proteína RET de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína RET de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen RET que codifica una proteína RET que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen RET que no incluye la mutación. Por ejemplo, una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de RET que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es RET). En algunos ejemplos, la desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen RET con otro gen diferente de RET. Se describen ejemplos no limitantes de proteínas de fusión en la Tabla 1. Los ejemplos no limitantes de mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET se describen en las Tablas 2 y 2a. Ejemplos adicionales de mutaciones de proteína cinasa RET (por ejemplo, mutaciones puntuales) son mutaciones de resistencia a inhibidores de RET. Los ejemplos no limitantes de mutaciones de resistencia a inhibidores de RET se describen en las Tablas 3 y 4.
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos puede producirse por una mutación activadora en un gen RET (véanse, por ejemplo, translocaciones cromosómicas que dan como resultado la expresión de cualquiera de las proteínas de fusión enumeradas en la Tabla 1). En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos puede producirse por una mutación genética que da como resultado la expresión de una cinasa RET que tiene mayor resistencia a la inhibición por un inhibidor de cinasa RET y/o un inhibidor multicinasa (MKI), por ejemplo, en comparación con una cinasa RET de tipo natural (véanse, por ejemplo, las sustituciones de aminoácidos en las Tablas 3 y 4). En algunas realizaciones, la desregulación de un gen r Et , una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos puede producirse por una mutación en un ácido nucleico que codifica una proteína RET alterada (por ejemplo, una proteína de fusión RET o una proteína RET que tiene una mutación (por ejemplo, una proteína primaria)) que da como resultado la expresión de una proteína RET alterada que tiene una mayor resistencia a la inhibición por un inhibidor de cinasa RET y/o un inhibidor multicinasa (MKI), por ejemplo, en comparación con una cinasa RET de tipo natural (véanse, por ejemplo, las sustituciones de aminoácidos en las Tablas 3 y 4). Las mutaciones puntuales, inserciones y deleciones de cinasa RET de ejemplo que se muestran en las Tablas 2 y 2a pueden producirse por una mutación activadora y/o pueden dar como resultado la expresión de una cinasa RET que tiene una mayor resistencia a la inhibición por un inhibidor de cinasa RET y/o un inhibidor multicinasa (MKI).
La expresión "mutación activadora" describe una mutación en un gen cinasa RET que da como resultado la expresión de una cinasa RET que tiene una actividad de cinasa aumentada, por ejemplo, en comparación con una cinasa RET de tipo natural, por ejemplo, cuando se ensaya en condiciones idénticas. Por ejemplo, una mutación activadora puede dar como resultado la expresión de una proteína de fusión que incluye un dominio cinasa RET y un compañero de fusión. En otro ejemplo, una mutación activadora puede ser una mutación en un gen cinasa RET que da como resultado la expresión de una cinasa RET que tiene una o más (por ejemplo, dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez) sustituciones de aminoácidos (por ejemplo, cualquier combinación de cualquiera de las sustituciones de aminoácidos descritas en el presente documento) que tiene un aumento la actividad de la cinasa, por ejemplo, en comparación con una cinasa RET de tipo natural, por ejemplo, cuando se ensaya en condiciones idénticas. En otro ejemplo, una mutación activadora puede ser una mutación en un gen cinasa RET que da como resultado la expresión de una cinasa RET que tiene una o más (por ejemplo, dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez) aminoácidos eliminados, por ejemplo, en comparación con una cinasa RET de tipo natural, por ejemplo, cuando se ensaya en condiciones idénticas. En otro ejemplo, una mutación activadora puede ser una mutación en un gen cinasa RET que da como resultado la expresión de una cinasa RET que tiene al menos un (por ejemplo, al menos 2, al menos 3, al menos 4, al menos 5, al menos 6, al menos 7, al menos 8, al menos 9, al menos 10, al menos 12, al menos 14, al menos 16, al menos 18, o al menos 20) aminoácidos insertados en comparación con una cinasa RET de tipo natural, por ejemplo, la cinasa RET de tipo natural de ejemplo descrita en el presente documento, por ejemplo, cuando se
ensaya en condiciones idénticas. Se conocen en la técnica ejemplos adicionales de mutaciones activadoras.
El término "de tipo natural" o "de tipo silvestre" se describe un ácido nucleico (por ejemplo, un gen RET o un ARNm de RET) o proteína (por ejemplo, una proteína RET) que se encuentra en un sujeto que no tiene una enfermedad asociada a RET, por ejemplo, un cáncer asociado a RET (y, opcionalmente, tampoco tiene un mayor riesgo de desarrollar una enfermedad asociada a RET y/o no se sospecha que tiene una enfermedad asociada a RET) o se encuentra en una célula o tejido de un sujeto que no tiene una enfermedad asociada a RET, por ejemplo, un cáncer asociado a RET (y, opcionalmente, tampoco tiene un mayor riesgo de desarrollar una enfermedad asociada a RET y/o no se sospecha que tiene una enfermedad asociada a RET).
La expresión "agencia de control" se refiere a una agencia de un país para la aprobación del uso médico de agentes farmacéuticos con el país. Por ejemplo, un ejemplo no limitante de una agencia de control es la Administración de Alimentos y Fármacos de Estados Unidos (FDA).
En el presente documento se proporciona un compuesto para su uso en un método para tratar un cáncer (por ejemplo, un cáncer asociado a RET) en un paciente que necesite dicho tratamiento, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo. Por ejemplo, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado con RET en un paciente que necesita dicho tratamiento, comprendiendo el método a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del paciente; y b) administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más proteínas de fusión. Se describen ejemplos no limitantes de proteínas de fusión del gen RET en la Tabla 1. En algunas realizaciones, la proteína de fusión es KIF5B-RET. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones puntuales/inserciones de la proteína cinasa RET. Los ejemplos no limitantes de mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET se describen en las Tablas 2 y 2a. En algunas realizaciones, las mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET se seleccionan del grupo que consiste en M918T, M918V, C634W, V804L, V804M, G810S y G810R. En algunas realizaciones, las mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET se producen en una proteína de fusión RET (por ejemplo, cualquiera de las proteínas de fusión del gen RET descritas en la Tabla 1). En algunas realizaciones, un compuesto de Fórmula I se selecciona de: i) Ejemplos 1-20, ii) Ejemplos 21-40, iii) Ejemplos 41-60, iv) Ejemplos 61-80, v) Ejemplos 81-100, vi) Ejemplos 101-120, vii) Ejemplos 121-140 o viii) Ejemplos 141-151.
En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el cáncer (por ejemplo, cáncer asociado a RET) es un cáncer hematológico. En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el cáncer (por ejemplo, cáncer asociado a RET) es un tumor sólido (por ejemplo, un tumor sólido avanzado y/o un tumor sólido con fusión en RET positiva). En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el cáncer (por ejemplo, cáncer asociado a RET) es un cáncer de pulmón (por ejemplo, carcinoma de pulmón microcítico o carcinoma de pulmón no microcítico), cáncer de tiroides (por ejemplo, cáncer papilar de tiroides, cáncer medular de tiroides (por ejemplo, cáncer medular de tiroides esporádico o cáncer medular de tiroides hereditario), cáncer de tiroides diferenciado, cáncer recurrente de tiroides o cáncer de tiroides diferenciado refractario), ademona tiroideo, neoplasias de glándulas endocrinas, adenocarcinoma de pulmón, carcinomas de células de pulmón de bronquiolos, neoplasia endocrina múltiple de tipo 2A o 2B (MEN2A o MEN2B, respectivamente), feocromocitoma, hiperplasia paratiroidea, cáncer de mama, cáncer mamario, carcinoma mamario, neoplasia mamaria, cáncer colorrectal (por ejemplo, cáncer colorrectal metastásico), carcinoma de células renales papilares, ganglioneuromatosis de la mucosa gastroentérica, tumor miofibroblástico inflamatorio o cáncer de cuello del útero. En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el cáncer (por ejemplo, cáncer asociado a RET) se selecciona del grupo de entre: leucemia linfoblástica aguda (ALL), leucemia mieloide aguda (AML), cáncer en adolescentes, carcinoma adrenocortical, cáncer de ano, cáncer del apéndice, astrocitoma, tumor rabdoide/teratoide atípico, carcinoma de células basales, cáncer de las vías biliares, cáncer de vejiga, cáncer de huesos, glioma del tronco encefálico, tumor cerebral, cáncer de mama, tumores bronquiales, linfoma de Burkitt, tumor carcinoide, carcinoma primario desconocido, tumores cardíacos, cáncer de cuello del útero, cánceres en la infancia, cordoma, leucemia linfocítica crónica (CLL), leucemia mielógena crónica (CML), neoplasias mieloproliferativas crónicas, neoplasias por sitio, neoplasias, cáncer de colon, cáncer colorrectal, craneofaringioma, linfoma cutáneo de linfocitos T, angiosarcoma cutáneo, cáncer de las vías biliares, carcinoma ductal in situ, tumores embrionarios, cáncer de endometrio, ependimoma, cáncer de esófago, estesioneuroblastoma, sarcoma de Ewing, tumor de células germinales extracraneales, tumor de células germinales extragonadales, cáncer del conducto biliar extrahepático, cáncer de ojo, cáncer de las trompas de Falopio, histiocitoma fibroso de hueso, cáncer de vesícula biliar, cáncer gástrico, tumor carcinoide gastrointestinal, tumores estromales gastrointestinales (GIST), tumor de células germinales, enfermedad trofoblástica gestacional, glioma, tumor de células pilosas, leucemia de células pilosas, cáncer de cabeza y cuello, neoplasias torácicas, neoplasias de cabeza y cuello, tumor del SNC, tumor primario del SNC, cáncer cardíaco, cáncer hepatocelular, histiocitosis, linfoma de Hodgkin, cáncer hipofaríngeo, melanoma intraocular, tumores de células de los islotes, tumores neuroendocrinos pancreáticos, sarcoma de Kaposi,
cáncer de riñón, histiocitosis de células de Langerhans, cáncer de laringe, leucemia, cáncer de labios y de la cavidad oral, cáncer de hígado, cáncer de pulmón, linfoma, macroglobulinemia, histiocitoma fibroso maligno de hueso, osteocarcinoma, melanoma, carcinoma de células de Merkel, mesotelioma, cáncer de cuello escamoso metastásico, carcinoma del tracto de la línea media, cáncer de boca, síndromes múltiples de neoplasia endocrina, mieloma múltiple, micosis fungoide, síndromes mielodisplásicos, neoplasias mielodisplásicas/mieloproliferativas, neoplasias por sitio, neoplasias, leucemia mielógena, leucemia mieloide, mieloma múltiple, neoplasias mieloproliferativas, cáncer de la cavidad nasal y del seno paranasal, cáncer nasofaríngeo, neuroblastoma, linfoma no Hodgkin, cáncer de pulmón no microcítico, neoplasia de pulmón, cáncer de pulmón, neoplasias pulmonares, neoplasias del tracto respiratorio, carcinoma broncogénico, neoplasias bronquiales, cáncer oral, cáncer de la cavidad oral, cáncer de labios, cáncer orofaríngeo, osteosarcoma, cáncer de ovario, cáncer de páncreas, papilomatosis, paraganglioma, cáncer del seno paranasal y de la cavidad nasal, cáncer paratiroideo, cáncer de pene, cáncer faríngeo, feocromocitoma, cáncer de hipófisis, neoplasia de células plasmáticas, blastoma pleuropulmonar, cáncer de mama asociado al embarazo, linfoma primario del sistema nervioso central, cáncer peritoneal primario, cáncer de próstata, cáncer rectal, cáncer de colon, neoplasias colónicas, cáncer de células renales, retinoblastoma, rabdomiosarcoma, cáncer de glándula salival, sarcoma, síndrome de Sezary, cáncer de piel, tumores de Spitz, cáncer de pulmón microcítico, cáncer de intestino delgado, sarcoma de tejidos blandos, carcinoma epidermoide, cáncer de cuello escamoso, cáncer de estómago, linfoma de linfocitos T, cáncer de testículo, cáncer de garganta, timoma y carcinoma tímico, cáncer de tiroides, cáncer de células de transición de la pelvis renal y el uréter, carcinoma primario desconocido, cáncer de uretra, cáncer de útero, sarcoma del útero, cáncer de vagina, cáncer de la vulva y tumor de Wilms.
En algunas realizaciones, un cáncer hematológico (por ejemplo, cánceres hematológicos que son cánceres asociados a RET) se selecciona del grupo que consiste en leucemias, linfomas (linfoma no Hodgkin), enfermedad de Hodgkin (también denominado linfoma de Hodgkin) y mieloma, por ejemplo, leucemia linfocítica aguda (ALL), leucemia mieloide aguda (AML), leucemia promielocítica aguda (APL), leucemia linfocítica crónica (CLL), leucemia mieloide crónica (CML), leucemia mielomonocítica crónica (CMML), leucemia neutrófila crónica (CNL), leucemia indiferenciada aguda (AUL), linfoma de células grandes anaplásicas (ALCL), leucemia prolinfocítica (PML), leucemia mielomonocítica juvenil (JMML), ALL de linfocitos T en el adulto, AML con mielodisplasia de tres linajes (AML/TMDS), leucemia de linaje mixto (MLL), síndromes mielodisplásicos (MDS), trastornos mieloproliferativos (MPD) y mieloma múltiple (MM). Ejemplos adicionales de cánceres hematológicos incluyen trastornos mieloproliferativos (MPD), tales como policitemia vera (PV), trombocitopenia esencial (ET) y mielofibrosis idiopática primaria (IMF/IPF/PMF). En una realización, el cáncer hematológico (por ejemplo, el cáncer hematológico que es un cáncer asociado a RET) es AML o CMML.
En algunas realizaciones, el cáncer (por ejemplo, el cáncer asociado a RET) es un tumor sólido. Los ejemplos de tumores sólidos (por ejemplo, tumores, sólidos que son cánceres asociados a RET) incluyen, por ejemplo, cáncer de tiroides (por ejemplo, carcinoma papilar de tiroides, carcinoma medular de tiroides, cáncer de pulmón (por ejemplo, adenocarcinoma de pulmón, carcinoma de pulmón microcítico), cáncer de páncreas, carcinoma ductal pancreático, cáncer de mama, cáncer de colon, cáncer colorrectal, cáncer de próstata, carcinoma de células renales, tumores de cabeza y cuello, neuroblastoma y melanoma. Véase, por ejemplo, Nature Reviews Cancer, 2014, 14, 173-186.
En algunas realizaciones, el cáncer se selecciona del grupo que consiste en cáncer de pulmón, cáncer papilar de tiroides, cáncer medular de tiroides, cáncer de tiroides diferenciado, cáncer de tiroides recurrente, cáncer de tiroides diferenciado resistente, neoplasia endocrina múltiple de tipo 2A o 2B (MEN2A o MEN2B, respectivamente), feocromocitoma, hiperplasia paratiroidea, cáncer de mama, cáncer colorrectal, carcinoma de células renales papilares, ganglioneuromatosis de la mucosa gastroentérica y cáncer de cuello del útero.
En algunas realizaciones, el paciente es un ser humano.
Los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, también son útiles para tratar un cáncer asociado a RET.
Por consiguiente, en el presente documento también se proporciona un compuesto para su uso en un método para tratar a un paciente diagnosticado o identificado con un cáncer asociado a RET, por ejemplo, cualquiera de los cánceres asociados a RET desvelados en el presente documento, que comprende administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento.
La desregulación de una cinasa RET, un gen RET, o la expresión, actividad o nivel de cualquiera (por ejemplo, uno o más) de los mismos puede contribuir a la tumorigénesis. Por ejemplo, una desregulación de una cinasa RET, un gen RET, o la expresión, actividad o nivel de cualquiera de los mismos puede ser una translocación, sobreexpresión, activación, amplificación o mutación de una cinasa RET, un gen RET o un dominio cinasa RET. La translocación puede incluir una translocación génica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa RET y un compañero de fusión. Por ejemplo, una proteína de fusión puede tener una actividad de cinasa aumentada en comparación con una proteína RET de tipo natural. En algunas realizaciones, una mutación en un gen RET puede implicar mutaciones en el sitio de unión al ligando RET, dominios extracelulares, dominio cinasa, y en regiones implicadas en interacciones proteína:proteína y señalización cadena abajo. En algunas realizaciones, una
mutación (por ejemplo, una mutación activadora) en un gen RET puede dar como resultado la expresión de una cinasa RET que tiene una o más (por ejemplo, dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez) sustituciones de aminoácidos (por ejemplo, una o más sustituciones de aminoácidos en el dominio cinasa (por ejemplo, posiciones de aminoácidos 723 a 1012 en una proteína RET de tipo natural), un aminoácido guardián (por ejemplo, la posición del aminoácido 804 en una proteína RET de tipo natural), el bucle P (por ejemplo, las posiciones de aminoácidos 730-737 en una proteína RET de tipo natural), el motivo DFG (por ejemplo, las posiciones de aminoácidos 892-894 en una proteína RET de tipo natural), aminoácidos de frente de disolvente de hendidura de ATP (por ejemplo, las posiciones de aminoácidos 758, 811 y 892 en una proteína RET de tipo natural), el bucle de activación (por ejemplo, las posiciones de aminoácidos 891-916 en una proteína RET de tipo natural), la hélice C y el bucle que precede a la hélice C (por ejemplo, las posiciones de aminoácidos 768-788 en una proteína RET de tipo natural), y/o el sitio de unión de ATP (por ejemplo, las posiciones de aminoácidos 730-733, 738, 756, 758, 804, 805, 807, 811, 881 y 892 en una proteína RET de tipo natural). En algunas realizaciones, una mutación puede ser una amplificación génica de un gen RET. En algunas realizaciones, una mutación (por ejemplo, una mutación activadora) en un gen RET puede dar como resultado la expresión de una cinasa RET o un receptor RET que carece de al menos un aminoácido (por ejemplo, al menos 2, al menos 3, al menos 4, al menos 5, al menos 6, al menos 7, al menos 8, al menos 9, al menos 10, al menos 12, al menos 14, al menos 16, al menos 18, al menos 20, al menos 25, al menos 30, al menos 35, al menos 40, al menos 45 o al menos 50 aminoácidos) en comparación con una proteína RET de tipo natural. En algunas realizaciones, la desregulación de una cinasa RET puede ser una expresión aumentada (por ejemplo, niveles aumentados) de una cinasa RET de tipo natural en una célula de mamífero debido a una señalización celular aberrante y/o una señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). En algunas realizaciones, una mutación (por ejemplo, una mutación activadora) en un gen RET puede dar como resultado la expresión de una cinasa RET o un receptor RET que tiene al menos un aminoácido (por ejemplo, al menos 2, al menos 3, al menos 4, al menos 5, al menos 6, al menos 7, al menos 8, al menos 9, al menos 10, al menos 12, al menos 14, al menos 16, al menos 18, al menos 20, al menos 25, al menos 30, al menos 35, al menos 40, al menos 45 o al menos 50 aminoácidos) insertado en comparación con una proteína RET de tipo natural. En algunas realizaciones, la desregulación de una cinasa RET puede aumentar la expresión (por ejemplo, aumentar los niveles) de una cinasa RET de tipo natural en una célula de mamífero (por ejemplo, en comparación con una célula no cancerosa de control), por ejemplo, debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada. Otras desregulaciones pueden incluir variantes de corte y empalme de ARNm de RET. En algunas realizaciones, la proteína RET de tipo natural es la proteína RET de tipo natural de ejemplo descrita en el presente documento.
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye la sobreexpresión de la cinasa RET de tipo natural (por ejemplo, conduce a la activación autocrina). En algunas realizaciones, la desregulación de un gen RET, una proteína cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye la sobreexpresión, activación, amplificación o mutación en un segmento cromosómico que comprende el gen RET o una porción del mismo, incluyendo, por ejemplo, la porción del dominio cinasa, o una porción capaz de exhibir actividad de cinasa.
En algunas realizaciones, la desregulación de un gen RET, una proteína cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye una o más translocaciones o inversiones cromosómicas que dan lugar a fusiones del gen RET. En algunas realizaciones, la desregulación de un gen RET, una proteína cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, es resultado de translocaciones genéticas en las que la proteína expresada es una proteína de fusión que contiene residuos de una proteína de pareja diferente de RET e incluye un mínimo de un dominio cinasa RET funcional.
Los ejemplos no limitantes de proteínas de fusión RET se muestran en la Tabla 1.
T l 1. E m l m ñ r f i n RET n r

continuación

continuación

___________________________________________ (continuación)___________________________________________ Compañero de fusión | Cáncer(es) asociado(s) a RET de ejemplo no limitante(s)
37 Ibrahimpasic et al., Clin. Cáncer Res., doi: 10.1158/1078-0432.CCR-17-1183, 2017.
38 Kloosterman et al., Cancer Res., 77(14):3814-3822. doi: 10.1158/0008-5472.CAN-16-3563, 2017.
39 Chai et al., Oncology Reports, 35(2): 962-970. doi: 10.3892/or.2015.4466, 2015.
40 Gautschi et al. Journal of Clinical Oncology, 35(13) 1403-1410. doi: 10.1200/JCO.2016.70.9352, 2017.
41 Lee et al. Annals of Oncology, 28(2), 292-297. doi: 10.1093/annonc/mdw559, 2016.
42 Zheng et al. Nature Medicine, 20(12), 1479-1484. doi: 10.1038/nm.3729, 2014.
43 Zhang et al. Lung Cancer, 118, 27-29. doi: 10.1016/j.lungcan.2017.08.019, 2018.
44 Morano et al. Molecular Cancer Therapeutics, (enero de 2018) Vol. 17, N.° 1, Sup. Suplemento 1. Número de resumen: B049. Meeting Info: AACR-NCI-EORTC International Conference: Molecular Targets and Cancer Therapeutics 2017.
45 Wang et al. Journal of Thoracic Oncology, (noviembre de 2017) Vol. 12, N.° 11, Sup. Suplemento 2, págs.
S2105. Número de resumen: P2.02-018. Meeting Info: 18th World Conference on Lung Cancer of the International Association for the Study of Lung Cancer, IASLC 2017. Yokohama, Japón. 15 de octubre de 2017-18 de octubre de 2017.
46 Gao et al. Cell Reports, 23(1), 227-238. doi: 10.1016/j.celrep.2018.03.050, 2018.
47 Publicación de Solicitud de Patente de EE.UU. N.° 2016/0010068.
48 VandenBoom, et al. Am. J. Surg. Pathol. 42(8): 1042-1051, 2018. doi: 10.1097/PAS.0000000000001074 49 Cao, et al. Onco. Targets. Ther. 2018(11):2637-2646, 2018. doi: 10.2147/OTT.S155995
50 Luo, et al. Int. J. Cancer, 2018. publicación electrónica previa a la impresión. doi: 10.1002/ijc.31542____________
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye una o más deleciones (por ejemplo, deleción de un aminoácido en la posición 4), inserciones o una o más mutaciones puntuales en una cinasa RET. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye una deleción de uno o más residuos de la cinasa RET, lo que da como resultado una actividad constitutiva del dominio cinasa RET.
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye al menos una mutación puntual en un gen RET que da como resultado la producción de una cinasa RET que tiene una o más sustituciones, inserciones o deleciones de aminoácidos en comparación con la cinasa RET de tipo natural (véanse, por ejemplo, las mutaciones puntuales enumeradas en la Tabla 2).
________ Tabla 2. Sustituciones/inserciones/deleciones de aminoácidos de la proteína cinasa RETA________ Posición de aminoácido 2____________________________________________________________________________ Posición de aminoácido 3____________________________________________________________________________ Posición de aminoácido 4____________________________________________________________________________ Posición de aminoácido 5____________________________________________________________________________ Posición de aminoácido 6____________________________________________________________________________ Posición de aminoácido 7____________________________________________________________________________ Posición de aminoácido 8____________________________________________________________________________ Posición de aminoácido 11____________________________________________________________________________ Posición de aminoácido 12___________________________________________________________________________ Posición de aminoácido 13___________________________________________________________________________ Posición de aminoácido 20___________________________________________________________________________ Posición de aminoácido 32 (por ejemplo, S32L)__________________________________________________________ Posición de aminoácido 34 (por ejemplo, D34S)__________________________________________________________ Posición de aminoácido 40 (por ejemplo, L40P)__________________________________________________________ Posición de aminoácido 45 (por ejemplo, A45A)39________________________________________________________ Posición de aminoácido 56 (por ejemplo, L56M)30________________________________________________________ Posición de aminoácido 64 (por ejemplo, P64L)__________________________________________________________ Posición de aminoácido 67 (por ejemplo, R67H)__________________________________________________________ Posición de aminoácido 77 (por ejemplo, R77C)65________________________________________________________ Posición de aminoácido 114 (por ejemplo, R114H)_______________________________________________________ Posición de aminoácido 136 (por ejemplo, ácido glutámico al codón finalizador)_______________________________ Posición de aminoácido 145 (por ejemplo, V145G)_______________________________________________________ Posición de aminoácido 177 (por ejemplo, R177L)67______________________________________________________ Posición de aminoácido 180 (por ejemplo, arginina al codón finalizador)_____________________________________ Posición de aminoácido 200__________________________________________________________________________ Posición de aminoácido 270 (por ejemplo, P270L)65______________________________________________________ Posición de aminoácido 278 (por ejemplo, T278N)57______________________________________________________ Posición de aminoácido 292 (por ejemplo, V292M)_______________________________________________________ Posición de aminoácido 294__________________________________________________________________________ Posición de aminoácido 321 (por ejemplo, G321R)_______________________________________________________
___________________________________________ (continuación)__________________________________________ Posición de aminoácido 330 (por ejemplo, R330Q)______________________________________________________ Posición de aminoácido 338 (por ejemplo, T338I)_______________________________________________________ Posición de aminoácido 360 (por ejemplo, R360W)______________________________________________________ Posición de aminoácido 373 (por ejemplo, alanina al desplazamiento de marco)______________________________ A Posiciones de aminoácidos 378-385 con inserción de un aminoácido (por ejemplo, D378 - G385>E)___________ Posición de aminoácido 393 (por ejemplo, F393L)_______________________________________________________ Posición de aminoácido 423 (por ejemplo, G423R)27_____________________________________________________ Posición de aminoácido 428 (por ejemplo, E428K)57_____________________________________________________ Posición de aminoácido 432 (por ejemplo, A432A39)_____________________________________________________ Posición de aminoácido 446 (por ejemplo, G446R)28_____________________________________________________ A Posiciones de aminoácidos 505-506 (deleción de la línea germinal en marco de 6 pares de bases en el exón 7)3 Posición de aminoácido 510 (por ejemplo, A510V)______________________________________________________ Posición de aminoácido 511 (por ejemplo, E511K)______________________________________________________ Posición de aminoácido 513 (por ejemplo, G513D)7*_____________________________________________________ Posición de aminoácido 515 (por ejemplo, C515S, C515W4)______________________________________________ Posición de aminoácido 525 (por ejemplo, R525W)7*_____________________________________________________ Posición de aminoácido 531 (por ejemplo, C531R o duplicación de 9 pares de bases2)________________________ Posición de aminoácido 532 (por ejemplo, duplicación)2__________________________________________________ Posición de aminoácido 533 (por ejemplo, G533C, G533S)_______________________________________________ Posición de aminoácido 534 (por ejemplo, L534L)6______________________________________________________ Posición de aminoácido 550 (por ejemplo, G550E)______________________________________________________ Posición de aminoácido 591 (por ejemplo, V591I)_______________________________________________________ Posición de aminoácido 593 (por ejemplo, G593E)______________________________________________________ Posición de aminoácido 595 (por ejemplo, E595D y E595A)18_____________________________________________ Posición de aminoácido 600 (por ejemplo, R600Q)______________________________________________________ Posición de aminoácido 602 (por ejemplo, I602V)6______________________________________________________ Posición de aminoácido 603 (por ejemplo, K603Q, K603E2)_______________________________________________ Posición de aminoácido 606 (por ejemplo, Y606C)______________________________________________________ Posición de aminoácido 609 (por ejemplo, C609Y, C609S, C609G, C609R, C609F, C609W, C609C32)___________ Posición de aminoácido 611 (por ejemplo, C611R, C611S, C611G, C611Y, C611F, C611W)___________________ Posición de aminoácido 616 (por ejemplo, E616Q)23_____________________________________________________ A Posición de aminoácido 61664______________________________________________________________________ Posición de aminoácido 618 (por ejemplo, C618S, C618Y, C618R, C618G, C618F, C618W, finalizador56)________ Posición de aminoácido 619 (por ejemplo, F619F)_______________________________________________________ Posición de aminoácido 620 (por ejemplo, C620S, C620W, C620R, C620G, C620L, C620Y, C620F, C620A47) Posición de aminoácido 622 (por ejemplo, P622L)68_____________________________________________________ Posición de aminoácido 623 (por ejemplo, E623K)______________________________________________________ Posición de aminoácido 624 (por ejemplo, D624N)______________________________________________________ Posición de aminoácido 630 (por ejemplo, C630A, C630R, C630S, C630Y, C630F, C630W)___________________ A Posición de aminoácido 63056______________________________________________________________________ Posición de aminoácido 631 (por ejemplo, D631N, D631Y, D631A, D631G, D631V, D631E)___________________ A Posición de aminoácido 63169______________________________________________________________________ Posiciones de aminoácidos 631-633>V (es decir, los residuos 631-633 se reemplazan por un único residuo de valina)___________________________________________________________________________________________ Posiciones de aminoácidos 631-633>A (es decir, los residuos 631-633 se reemplazan por un único residuo de alanina)__________________________________________________________________________________________ Posiciones de aminoácidos 631-633>E (es decir, los residuos 631-633 se reemplazan por un único residuo de ácido glutámico)___________________________________________________________________________________ A Posiciones de aminoácidos 631-633 (por ejemplo, D631-L633)__________________________________________ A Posiciones de aminoácidos 631-634 (por ejemplo, D631-C634)__________________________________________ Posición de aminoácido 632 (por ejemplo, E632K, E632G511, E632V62, 632 al desplazamiento de marco47)_______ A Posiciones de aminoácidos 632-633 (por ejemplo, E632-L633 en las células somáticas, o una deleción de la línea germinal en marco de 6 pares de bases en el exón 119)_____________________________________________ Posiciones de aminoácidos 632-639>HR (es decir, los residuos 632-639 se reemplazan por dos residuos, histidina y arginina)________________________________________________________________________________________ Posición de aminoácido 633 (por ejemplo, L633R62, duplicación de 9 pares de bases2)________________________ Posición de aminoácido 634 (por ejemplo, C634W, C634Y, C634S, C634R, C634F, C634G, C634L, C634A o C634T, una deleción de 9 pares de bases62, una duplicación de 9 pares de bases56, o una duplicación de 12 pares de bases2) (por ejemplo, que produce MTC)____________________________________________________________ A Posición de aminoácido 63456______________________________________________________________________ Posición de aminoácido 632/633/634 (deleción de 9 pares de bases E632V/L633R/634)62_____________________
___________________________________________ (continuación)__________________________________________ Posición de aminoácido 635 (por ejemplo, R635G o una inserción ELCR2)__________________________________ Posición de aminoácido 636 (por ejemplo, T636P2, T636M4)______________________________________________ Posición de aminoácido 638 (por ejemplo, isoleucina al desplazamiento de marco47)__________________________ Posición de aminoácido 640 (por ejemplo, A640G)______________________________________________________ Posición de aminoácido 634/640 (por ejemplo, C634R/A640G)56___________________________________________ Posición de aminoácido 641 (por ejemplo, A641S, A641T8)_______________________________________________ Posición de aminoácido 634/641 (por ejemplo, C634S/A641S)56___________________________________________ Posición de aminoácido 639/641 (por ejemplo, A639G/A641R)56___________________________________________ Posición de aminoácido 644 (por ejemplo, T644M)59_____________________________________________________ Posición de aminoácido 648 (por ejemplo, V648I)_______________________________________________________ Posición de aminoácido 649 (por ejemplo, S649L)28_____________________________________________________ Posición de aminoácido 661 (por ejemplo, H661H)6______________________________________________________ Posición de aminoácido 664 (por ejemplo, A664D)______________________________________________________ Posición de aminoácido 665 (por ejemplo, H665Q)______________________________________________________ Posición de aminoácido 666 (por ejemplo, K666E, K666M, K666N, K666R)__________________________________ Posición de aminoácido 675 (T675T, cambio de nucleótido silencioso)18____________________________________ Posición de aminoácido 679 (por ejemplo, P679P)6______________________________________________________ Posición de aminoácido 680 (por ejemplo, A680T, alanina al desplazamiento de marco)6______________________ Posición de aminoácido 686 (por ejemplo, S686N)______________________________________________________ Posición de aminoácido 689 (por ejemplo, S689T)18_____________________________________________________ Posición de aminoácido 691 (por ejemplo, G691S)______________________________________________________ Posición de aminoácido 694 (por ejemplo, R694Q)______________________________________________________ Posición de aminoácido 700 (por ejemplo, M700L)______________________________________________________ Posición de aminoácido 706 (por ejemplo, V706M, V706A)_______________________________________________ Posición de aminoácido 713, variante de corte y empalme (por ejemplo, E713K (por ejemplo, una variante de corte y empalme))6______________________________________________________________________________________ Posición de aminoácido 714 (por ejemplo, D714Y)57_____________________________________________________ Posición de aminoácido 727 (por ejemplo, G727E)6______________________________________________________ Posición de aminoácido 732 (por ejemplo, E732K)20_____________________________________________________ Posición de aminoácido 734 (por ejemplo, E734K)48_____________________________________________________ Posición de aminoácido 736 (por ejemplo, G736R)6______________________________________________________ Posición de aminoácido 738 (por ejemplo, V738V)6______________________________________________________ Posición de aminoácido 742 (por ejemplo, T742M)51_____________________________________________________ Posición de aminoácido 748 (por ejemplo, G748C)______________________________________________________ Posición de aminoácido 749 (por ejemplo, R749T36)_____________________________________________________ Posición de aminoácido 750 (por ejemplo, A750P, A750G6)_______________________________________________ Posición de aminoácido 752 (por ejemplo, Y752Y)6______________________________________________________ Posición de aminoácido 751 (por ejemplo, G751G)6_____________________________________________________ Posición de aminoácido 762 (por ejemplo, E762Q36)_____________________________________________________ Posición de aminoácido 765 (por ejemplo, S765P, S765F)________________________________________________ Posición de aminoácido 766 (por ejemplo, P766S, P766M6)_______________________________________________ Posición de aminoácido 768 (por ejemplo, E768Q, E768D, E768N46)_______________________________________ Posición de aminoácido 769 (por ejemplo, L769L6)______________________________________________________ Posición de aminoácido 770 (por ejemplo, R770Q)______________________________________________________ Posición de aminoácido 771 (por ejemplo, D771N)______________________________________________________ Posición de aminoácido 777 (por ejemplo, N777S)______________________________________________________ Posición de aminoácido 778 (por ejemplo, V778I)_______________________________________________________ Posición de aminoácido 781 (por ejemplo, Q781R)______________________________________________________ Posición de aminoácido 788 (por ejemplo, 1788I32)______________________________________________________ Posición de aminoácido 790 (por ejemplo, L790F)_______________________________________________________ Posición de aminoácido 768/790 (por ejemplo, E768D/L790T)40___________________________________________ Posición de aminoácido 791 (por ejemplo, Y791F, Y791N24)______________________________________________ Posición de aminoácido 634/791 (por ejemplo, C634Y/Y791F)55___________________________________________ Posición de aminoácido 790/791 (por ejemplo, L790F/Y791F)55____________________________________________ Posición de aminoácido 802_________________________________________________________________________ Posición de aminoácido 804 (por ejemplo, V804L15, 16, V804M15, 16, V804E12) (por ejemplo, que produce MTC) Posición de aminoácido 778/80450 (por ejemplo, V778I/V804M54)__________________________________________ Posición de aminoácido 781/804 (por ejemplo, Q781R/V804M)41___________________________________________ Posición de aminoácido 805 (por ejemplo, E805K)_______________________________________________________ Posición de aminoácido 804/805 (por ejemplo, V804M/E805K)17___________________________________________ Posición de aminoácido 806 (por ejemplo, Y806F, Y806S12, Y806G, Y806C21214, Y806E14, Y806H12, Y806N12 Y806Y32)_________________________________________________________________________________________
___________________________________________ (continuación)____________________________________ Posición de aminoácido 804/806 (por ejemplo, V804M/Y806C)38_____________________________________ Posición de aminoácido 810 (por ejemplo, G810R12, G810S12, G810A13, G810C, G810V y G810D)________ Posición de aminoácido 818 (por ejemplo, E818K)_________________________________________________ Posición de aminoácido 819 (por ejemplo, S819I)__________________________________________________ Posición de aminoácido 820 (por ejemplo, R820L)57________________________________________________ Posición de aminoácido 823 (por ejemplo, G823E)_________________________________________________ Posición de aminoácido 826 (por ejemplo, Y826M, Y826S)10________________________________________ Posición de aminoácido 828 (por ejemplo, G828R)57_______________________________________________ Posición de aminoácido 833 (por ejemplo, R833C)_________________________________________________ Posición de aminoácido 836 (por ejemplo, S836S)19_______________________________________________ Posición de aminoácido 841 (por ejemplo, P841L, P841P)__________________________________________ Posición de aminoácido 843 (por ejemplo, E843D)_________________________________________________ Posición de aminoácido 844 (por ejemplo, R844W, R844Q, R844L)__________________________________ Posición de aminoácido 845 (por ejemplo, A845A)63_______________________________________________ Posición de aminoácido 848 (por ejemplo, M848T)_________________________________________________ Posición de aminoácido 852 (por ejemplo, I852M)_________________________________________________ Posición de aminoácido 853 (por ejemplo, S853T)57________________________________________________ Posición de aminoácido 865 (por ejemplo, L865V)12________________________________________________ Posición de aminoácido 866 (por ejemplo, A866W)33_______________________________________________ Posición de aminoácido 867 (por ejemplo, E867K)37_______________________________________________ Posición de aminoácido 870 (por ejemplo, L870F)12________________________________________________ Posición de aminoácido 873 (por ejemplo, R873W, R873Q42)________________________________________ Posición de aminoácido 876 (por ejemplo, A876V)_________________________________________________ Posición de aminoácido 881 (por ejemplo, L881V)_________________________________________________ Posición de aminoácido 882___________________________________________________________________ Posición de aminoácido 883 (por ejemplo, A883F, A883S, A883T, A883Y53, A883V)____________________ Posición de aminoácido 884 (por ejemplo, E884K, E884V35)_________________________________________ Posición de aminoácido 886 (por ejemplo, R886W)________________________________________________ Posición de aminoácido 891 (por ejemplo, S891A, S891S32, S891L35)_________________________________ Posición de aminoácido 893 (por ejemplo, F893L)42________________________________________________ Posición de aminoácido 894 (por ejemplo, G894S)43_______________________________________________ Posición de aminoácido 897 (por ejemplo, R897Q, R897P)__________________________________________ Posición de aminoácido 898 (por ejemplo, D898V, D898Y66)________________________________________ A Posición de aminoácido 898__________________________________________________________________ A Posiciones de aminoácidos 898-90258_________________________________________________________ A Posiciones de aminoácidos 899-90247_________________________________________________________ A Posiciones de aminoácidos 898-90147_________________________________________________________ A Posiciones de aminoácidos 632-633/A Posiciones de aminoácidos 898-90147________________________ Posición de aminoácido 900 (por ejemplo, Y900F)22________________________________________________ Posición de aminoácido 901 (por ejemplo, E901K)_________________________________________________ Posición de aminoácido 904 (por ejemplo, S904F, S904S, S904C2, S904T57)__________________________ Posición de aminoácido 691/904 (por ejemplo, G691S/S904S)49_____________________________________ Posición de aminoácido 804/904 (por ejemplo, V804M/S904C)38_____________________________________ Posición de aminoácido 905 (por ejemplo, Y905F)22________________________________________________ Posición de aminoácido 907 (por ejemplo, K907E, K907M)__________________________________________ Posición de aminoácido 908 (por ejemplo, R908K)_________________________________________________ Posición de aminoácido 911 (por ejemplo, G911D, G911G (por ejemplo, una variante de corte y empalme)6) Posición de aminoácido 912 (por ejemplo, R912P, R912Q)__________________________________________ Posición de aminoácido 918 (por ejemplo, M918T2, M918V, M918L6) (por ejemplo, que produce MTC)_____ Posición de aminoácido 591/918 (por ejemplo, V591I/M918T)61______________________________________ Posición de aminoácido 620/918 (por ejemplo, C620F/M918T)47_____________________________________ Posición de aminoácido 891/918 (por ejemplo, S891A/M918T)47_____________________________________ A Posición de aminoácido 898-901/M918T47______________________________________________________ Posición de aminoácido 919 (por ejemplo, A919V, A919P52)_________________________________________ Posición de aminoácido 768/91954______________________________________________________________ Posición de aminoácido 921 (por ejemplo, E921K, E921D)__________________________________________ Posición de aminoácido 911/918/921 (por ejemplo, G911E/M918T/E921K)61___________________________ Posición de aminoácido 922 (por ejemplo, S922P, S922Y)__________________________________________ Posición de aminoácido 924 (por ejemplo, F924S)6________________________________________________ Posición de aminoácido 930 (por ejemplo, T930M)_________________________________________________ Posición de aminoácido 961 (por ejemplo, F961L)_________________________________________________ Posición de aminoácido 972 (por ejemplo, R972G)_________________________________________________
continuación

A Las mutaciones de cinasa RET que se muestran pueden ser mutaciones activadoras y/o conferir una mayor resistencia de la cinasa RET a un inhibidor de cinasa RET y/o a un inhibidor multicinasa (MKI), por ejemplo, en comparación con una cinasa RET de tipo natural.
1 Publicación de Solicitud de Patente de EE.UU. N.° 2014/0272951.
2 Krampitz et al., Cancer 120:1920-1931,2014.
3 Latteyer, et al., J. Clin. Endocrinol. Metab. 101(3):1016-22, 2016.
4 Silva, et al. Endocrine 49.2:366-372, 2015.
5 Scollo, et al., Endocr. J. 63(1):87-91, 2016.
6 Jovanovic, et al., Prilozi 36(1):93-107, 2015.
7 Qi, et al., Oncotarget. 6(32):33993-4003, 2015. *R525W y G513D parecen actuar en combinación con S891A para potenciar la actividad oncogénica.
8 Kim, et al. ACTA ENDOCRINOLOGICA-BUCHAREST 11.2, 189-194, 2015.
9 Cecchirini, et al. Oncogene, 14, 2609-2612, 1997.
10 Karrasch, et al. Eur. Thyroid J., 5(1):73-7, 2016.
11 Scollo et al., Endocr. J. 63:87-91,2016.
12 Publicación de Solicitud de Patente PCT N.° WO 2016/127074.
13 Huang et al., Mol. Cancer Ther., 5 de agosto de 2016. pii: molcanther.0258.2016. [Publicación electrónica previa a la impresión].
14 Carlomagno, et al., Endocr. Rel. Cancer 16(1):233-41,2009.
15 Yoon et al., J. Med. Chem. 59(1):358-73, 2016.
16 Patente de EE.UU. N.° 8.629.135.
17 Cranston, et al., Cancer Res. 66(20):10179-87, 2006.
18 Kheiroddin et al., Clin. Lab. 62(5):871-6, 2016.
19 Ceolin et al., PLoS One. 11(2): e0147840, doi: 10.1371/journal.pone.0147840, 2016.
20 Mamedova et al., Summer Undergraduate Research Programs (SURP) Student Abstracts, University of Oklahoma Health Sciences Center, 2016.
21 Liu et al., J. Biol. Chem., 271(10): 5309-12, 1995.
22 Kato et al., Cancer Res., 62: 2414-22, 2002.
23 Grey et al., Endocrine Pathology, doi:10.1007/s12022-016-9451-6, 2016.
24 De Almeida et al., Endocrine Reviews, 2016, Vol. 37, N.° 2, Sup. Suplemento 1. Número de resumen: SUN-068; 98th Annual Meeting and Expo of the Endocrine Society, ENDO 2016. Boston, MA, EE.UU. 1 de abril de 2016-4 de abril de 2016.
25 Vanden et al., Annals of Oncology, 2016, Vol. 27, Sup. Suplemento 6. Número de resumen: 427PD; 41st European Society for Medical Oncology Congress, ESMP 2016. Copenhague, Dinamarca. 7 de octubre de 2016 11 de octubre de 2016.
26 Romei et al., European Thyroid Journal (agosto de 2016) Vol. 5, Sup. Suplemento 1, pág. 75; 39th Annual Meeting of the European Thyroid Association, ETA 2016. Copenhague, Dinamarca. 3 de septiembre de 2016-6 de septiembre de 2016.
27 Lee et al., Oncotarget, 8(4): 6579-6588, doi: 10.18632/oncotarget.14172, 2017.
28 Zhang et al., Laboratory Investigation, (febrero de 2017) Vol. 97, Sup. 1, págs. 209A. Número de resumen: 840, Meeting Info: 106th Annual Meeting of the United States and Canadian Academy of Pathology, USCAP 2017. San Antonio, Texas, Estados Unidos.
29 Borecka et al., European Journal of Cancer, (julio de 2016) Vol. 61, N.° 1, págs. S26, Número de resumen: 162, Meeting Info: 24th Biennial Congress of the European Association for Cancer Research, EACR 2016. Manchester, Reino Unido.
30 Corsello et al., Endocrine Reviews, (junio de 2014) Vol. 35, N.° 3, Sup. S, págs. SUN-0322, Meeting Info.: 96th Annual Meeting and Expo of the Endocrine-Society, Chicago, IL, EE.UU., 21-24 de junio de 2014.
31 Gazizova et al., Endocrine Reviews, (junio de 2014) Vol. 35, N.° 3, Sup. S, págs. SAT-0304, Meeting Info.: 96th Annual Meeting and Expo of the Endocrine-Society, Chicago, IL, EE.UU., 21-24 de junio de 2014.
32 Sromek et al., Endocr Pathol., doi: 10.1007/s12022-017-9487-2, 2017.
33 Publicación de Solicitud de Patente de EE.UU. N.° 2017/0267661.
34 Davila et. al., Rare Tumors, 2017; 9(2): 6834. doi:10.4081/rt.2017.6834.
35 Publicación de Solicitud de Patente de EE.UU. N.° 2018/0009818.
36 Publicación de Solicitud de Patente PCT N.° WO 2017/197051 37 Publicación de Solicitud de Patente Europea N.° 3271848
38 Roskoski and Sadeghi-Nejad, Pharmacol. Res., 128, 1-17. doi: 10.1016/j.phrs.2017.12.021, 2018.
39 Kaczmarek-Rys, et al. Endocrine-related cancer 25(4): 421-436. doi: 10.1530/ERC-17-0452, 2018.
40 Raue, et al. J. Clin Endocrinol Metab, 103(1): 235-243. doi: 10.1210/jc.2017-01884, 2018.
41 Nakao, et al. Head and Neck, 35: E363-E368. doi: 10.1002/hed.23241, 2013.
42 Attie, et al. Human Molecular Genetics 4(8): 1381-1386. doi: 10.1093/hmg/4.8.1381, 1995.
43 Fitze, et al. Lancet, 393(9313): 1200-1205. doi: 10.1016/S0140-6736(02)08218-1, 2002.
44 Weng, et al. Zhonghua Nei Ke Za Zhi, 57(2):134-137. doi: 10.3760/cma.j.issn.0578-1426.2018.02.010, 2018.
45 Chen, et al. Medical Journal of Chinese People's Liberation Army 38.4 (2013): 308-312.
46 Gudernova, et al. eLife, 6:e21536. doi: 10.7554/eLife.21536, 2017.
47 Romei, et al. Oncotarget, 9(11): 9875-9884. doi: 10.18632/oncotarget.23986, 2018.
48 Plaza-Menacho. Endocr Relat Cancer, 25(2):T79-T90. doi: 10.1530/ERC-17-0354, 2017.
49 Guerin, et al. Endocr Relat Cancer, 25(2):T15-T28. doi: 10.1530/ERC-17-0266, 2017.
50 Roy et al. Oncologist, 18(10): 1093-1100. doi: 10.1634/theoncologist.2013-0053, 2013
51 Publicación de Solicitud de Patente de EE.UU. N.° 2017/0349953
52 Santoro, et al. Endocrinology, 145(12), 5448-5451,2004. doi: 10.1210/en.2004-0922
53 Patente de EE.UU. N.° 9.006.256
54 Yeganeh, et al. Asian Pac J Cancer Prev, 16(6), 2107-17. doi: 10.7314/APJCP.2015.16.6.2107
55 Mulligan, L. M, Nature Reviews Cancer, 14(3), 173, 2014, doi: 10.1038/nrc3680
56 Arighi, et al, Cytokine & Growth Factor Reviews, 16(4-5), 441-467, 2005. doi: 10.1016/j.cytogfr.2005.05.010 57 Dabir, et al, Journal of Thoracic Oncology, 9(9), 1316-1323, 2014. doi: 10.1097/JT0.0000000000000234 58 Uchino, et al, Cancer Science, 90(11), 1231-1237, 1999. doi: 10.1111/j.1349-7006.1999.tb00701.x
59 Krampitz. Cancer, 120(13), 1920-1931,2014: 10.1002/cncr.28661
60 Jhiang et al, Thyroid 6(2), 1996. doi: 10.1089/thy.1996.6.115
61 Dvorakova, et al, Thyroid, 16(3), 311-316, 2006. doi: 10.1089/thy.2006.16.311
62 Severskaya et al, Genomics Transcriptomics Proteomics, 40(3) 425-435.
63 Elisei, et al, Journal of Genetic Syndromes & Gene Therapy, 5(1), 1, 2014. doi: 10.4172/2157-7412.1000214 64 Ahmed et al, The Journal of Molecular Diagnostics, 7(2), 283-288, 2005. doi: 10.1016/51525-1578(10)60556-9 65 Oliveira, et al. J. Exp. Clin. Cancer Res. 37(84), 2018. doi: 10.1186/s13046-018-0746-y
66 Yi, et al. Case Rep. Endocrinol. 2018:8657314, 2018. doi: 10.1155/2018/8657914
67 Huang, et al. Cell. 173(2): 355-370, 2018. doi: 10.1016/j.cell.2018.03.039
68 Bosic, et al. Pathology. 50(3):327-332, 2018. doi: 10.1016/j.pathol.2017.10.011
69 Yao, et al. Zhonghua Yi Xue Za Zhi. 87(28):1962-1965, 2007. PMID: 17923033
70 Quintela-Fandino, et al. Mol. Oncol. 8(8):1719-1728, 2014. doi: 10.1016/j.molonc.2014.07.005
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye al menos una mutación puntual en un gen RET que da como resultado la producción de una cinasa RET que tiene una o más sustituciones, inserciones o deleciones de aminoácidos en comparación con la cinasa RET de tipo natural (véanse, por ejemplo, las mutaciones puntuales enumeradas en la Tabla 2a).
T l 2 i i n in r i n l i n min i l r ín in RETA

___________________________________________ (continuación)_________________________________________ Posición de aminoácido 292 (por ejemplo, V292M)_____________________________________________________ Posición de aminoácido 294________________________________________________________________________ Posición de aminoácido 321 (por ejemplo, G321R)_____________________________________________________ Posición de aminoácido 330 (por ejemplo, R330Q)_____________________________________________________ Posición de aminoácido 338 (por ejemplo, T338I)______________________________________________________ Posición de aminoácido 360 (por ejemplo, R360W)_____________________________________________________ Posición de aminoácido 393 (por ejemplo, F393L)_____________________________________________________ Posición de aminoácido 432________________________________________________________________________ A Residuos de aminoácidos 505-506 (deleción de la línea germinal en marco de 6 pares de bases en el exón 7) Posición de aminoácido 510 (por ejemplo, A510V)_____________________________________________________ Posición de aminoácido 511 (por ejemplo, E511K)_____________________________________________________ Posición de aminoácido 513 (por ejemplo, G513D)_____________________________________________________ Posición de aminoácido 515 (por ejemplo, C515S, C515W4)_____________________________________________ Posición de aminoácido 525 (por ejemplo, R525W)_____________________________________________________ Posición de aminoácido 531 (por ejemplo, C531R, o duplicación de 9 pares de bases)_______________________ Posición de aminoácido 532 (por ejemplo, duplicación)_________________________________________________ Posición de aminoácido 533 (por ejemplo, G533C, G533S)______________________________________________ Posición de aminoácido 550 (por ejemplo, G550E)_____________________________________________________ Posición de aminoácido 591 (por ejemplo, V591I)______________________________________________________ Posición de aminoácido 593 (por ejemplo, G593E)_____________________________________________________ Posición de aminoácido 595 (por ejemplo, E595D y E595A)_____________________________________________ Posición de aminoácido 600 (por ejemplo, R600Q)_____________________________________________________ Posición de aminoácido 602 (por ejemplo, I602V)______________________________________________________ Posición de aminoácido 603 (por ejemplo, K603Q, K603E)______________________________________________ Posición de aminoácido 606 (por ejemplo, Y606C)_____________________________________________________ Posición de aminoácido 609 (por ejemplo, C609Y, C609S, C609G, C609R, C609F, C609W)_________________ Posición de aminoácido 611 (por ejemplo, C611R, C611S, C611G, C611Y, C611F, C611W)_________________ Posición de aminoácido 616 (por ejemplo, E616Q)_____________________________________________________ Posición de aminoácido 618 (por ejemplo, C618S, C618Y, C618R, C618G, C618F, C618W)__________________ Posición de aminoácido 620 (por ejemplo, C620S, C620W, C620R, C620G, C620L, C620Y, C620F)___________ Posición de aminoácido 623 (por ejemplo, E623K)_____________________________________________________ Posición de aminoácido 624 (por ejemplo, D624N)_____________________________________________________ Posición de aminoácido 630 (por ejemplo, C630A, C630R, C630S, C630Y, C630F, C630W)_________________ Posición de aminoácido 631 (por ejemplo, D631N, D631Y, D631A, D631G, D631V, D631E)_________________ Posición de aminoácido 632 (por ejemplo, E632K, E632G)______________________________________________ A Residuos de aminoácidos 632-633 (deleción de la línea germinal en marco de 6 pares de bases en el exón 11) Posición de aminoácido 633 (por ejemplo, duplicación de 9 pares de bases)_______________________________ Posición de aminoácido 634 (por ejemplo, C634W, C634Y, C634S, C634R, C634F, C634G, C634L, C634A o C634T, o una inserción ELCR, o una duplicación de 12 pares de bases) (por ejemplo, que produce MTC)_______ Posición de aminoácido 635 (por ejemplo, R635G)_____________________________________________________ Posición de aminoácido 636 (por ejemplo, T636P, T636M)______________________________________________ Posición de aminoácido 640 (por ejemplo, A640G)_____________________________________________________ Posición de aminoácido 641 (por ejemplo, A641S, A641T)______________________________________________ Posición de aminoácido 648 (por ejemplo, V648I)______________________________________________________ Posición de aminoácido 649 (por ejemplo, S649L)_____________________________________________________ Posición de aminoácido 664 (por ejemplo, A664D)_____________________________________________________ Posición de aminoácido 665 (por ejemplo, H665Q)_____________________________________________________ Posición de aminoácido 666 (por ejemplo, K666E, K666M, K666N, K666R)________________________________ Posición de aminoácido 686 (por ejemplo, S686N)_____________________________________________________ Posición de aminoácido 689 (por ejemplo, S689T)_____________________________________________________ Posición de aminoácido 691 (por ejemplo, G691S)_____________________________________________________ Posición de aminoácido 694 (por ejemplo, R694Q)_____________________________________________________ Posición de aminoácido 700 (por ejemplo, M700L)_____________________________________________________ Posición de aminoácido 706 (por ejemplo, V706M, V706A)______________________________________________ Posición de aminoácido 713, variante de corte y empalme (por ejemplo, E713K)____________________________ Posición de aminoácido 732 (por ejemplo, E732K)_____________________________________________________ Posición de aminoácido 736 (por ejemplo, G736R)_____________________________________________________ Posición de aminoácido 748 (por ejemplo, G748C)_____________________________________________________ Posición de aminoácido 750 (por ejemplo, A750P)_____________________________________________________ Posición de aminoácido 765 (por ejemplo, S765P)_____________________________________________________ Posición de aminoácido 766 (por ejemplo, P766S, P766M)______________________________________________
___________________________________________ (continuación)______________________________ Posición de aminoácido 768 (por ejemplo, E768Q, E768D)___________________________________ Posición de aminoácido 769 (por ejemplo, L769L)___________________________________________ Posición de aminoácido 770 (por ejemplo, R770Q)__________________________________________ Posición de aminoácido 771 (por ejemplo, D771N)__________________________________________ Posición de aminoácido 777 (por ejemplo, N777S)__________________________________________ Posición de aminoácido 778 (por ejemplo, V778I)___________________________________________ Posición de aminoácido 781 (por ejemplo, Q781R)__________________________________________ Posición de aminoácido 790 (por ejemplo, L790F)___________________________________________ Posición de aminoácido 791 (por ejemplo, Y791F, Y791N)___________________________________ Posición de aminoácido 802_____________________________________________________________ Posición de aminoácido 804 (por ejemplo, V804L, V804M, V804E) (por ejemplo, que produce MTC) Posición de aminoácido 805 (por ejemplo, E805K)__________________________________________ Posición de aminoácido 804/805 (por ejemplo, V804M/E805K)________________________________ Posición de aminoácido 806 (por ejemplo, Y806F, Y806S, Y806G, Y806C, Y806E, Y806H, Y806N) Posición de aminoácido 810 (por ejemplo, G810R, G810S, G810A, G810C, G810V y G810D)______ Posición de aminoácido 818 (por ejemplo, E818K)__________________________________________ Posición de aminoácido 819 (por ejemplo, 5819I)___________________________________________ Posición de aminoácido 823 (por ejemplo, G823E)__________________________________________ Posición de aminoácido 826 (por ejemplo, Y826M, Y826S)___________________________________ Posición de aminoácido 833 (por ejemplo, R833C)__________________________________________ Posición de aminoácido 836 (por ejemplo, S836S)__________________________________________ Posición de aminoácido 841 (por ejemplo, P841L, P841P)____________________________________ Posición de aminoácido 843 (por ejemplo, E843D)__________________________________________ Posición de aminoácido 844 (por ejemplo, R844W, R844Q, R844L)____________________________ Posición de aminoácido 848 (por ejemplo, M848T)__________________________________________ Posición de aminoácido 852 (por ejemplo, I852M)___________________________________________ Posición de aminoácido 865 (por ejemplo, L865V)___________________________________________ Posición de aminoácido 870 (por ejemplo, L870F)___________________________________________ Posición de aminoácido 873 (por ejemplo, R873W)__________________________________________ Posición de aminoácido 876 (por ejemplo, A876V)__________________________________________ Posición de aminoácido 881 (por ejemplo, L881V)___________________________________________ Posición de aminoácido 882_____________________________________________________________ Posición de aminoácido 883 (por ejemplo, A883F, A883S, A883T)_____________________________ Posición de aminoácido 884 (por ejemplo, E884K)__________________________________________ Posición de aminoácido 886 (por ejemplo, R886W)__________________________________________ Posición de aminoácido 891 (por ejemplo, S891A)__________________________________________ Posición de aminoácido 897 (por ejemplo, R897Q)__________________________________________ Posición de aminoácido 898 (por ejemplo, D898V)__________________________________________ Posición de aminoácido 900 (por ejemplo, Y900F)__________________________________________ Posición de aminoácido 901 (por ejemplo, E901K)__________________________________________ Posición de aminoácido 904 (por ejemplo, S904F, S904S, S904C)_____________________________ Posición de aminoácido 907 (por ejemplo, K907E, K907M)___________________________________ Posición de aminoácido 908 (por ejemplo, R908K)__________________________________________ Posición de aminoácido 911 (por ejemplo, G911D)__________________________________________ Posición de aminoácido 912 (por ejemplo, R912P, R912Q)___________________________________ Posición de aminoácido 918 (por ejemplo, M918T, M918V, M918L) (por ejemplo, que produce MTC) Posición de aminoácido 919 (por ejemplo, A919V)__________________________________________ Posición de aminoácido 921 (por ejemplo, E921K)__________________________________________ Posición de aminoácido 922 (por ejemplo, S922P, S922Y)___________________________________ Posición de aminoácido 930 (por ejemplo, T930M)__________________________________________ Posición de aminoácido 961 (por ejemplo, F961L)___________________________________________ Posición de aminoácido 972 (por ejemplo, R972G)__________________________________________ Posición de aminoácido 982 (por ejemplo, R982C)__________________________________________ Posición de aminoácido 1009 (por ejemplo, M1009V)________________________________________ Posición de aminoácido 1015 (por ejemplo, Y1015F)________________________________________ Posición de aminoácido 1017 (por ejemplo, D1017N)________________________________________ Posición de aminoácido 1041 (por ejemplo, V1041G)________________________________________ Posición de aminoácido 1064 (por ejemplo, M1064T)________________________________________ Posición de aminoácido 1096 (por ejemplo, Y1096F)________________________________________ RET+3_______________________________________________________________________________ (Deleción en marco en los exones 6 y 11)_________________________________________________ (Deleción en marco de 3 pb en el exón 15)_________________________________________________
___________________________________________ (continuación)__________________________________________ ALas mutaciones de cinasa RET que se han mostrado anteriormente pueden ser mutaciones activadoras y/o pueden conferir una mayor resistencia de la cinasa RET a un inhibidor de RET y/o a un inhibidor multicinasa (MKI), por ejemplo, en comparación con una cinasa RET de tipo natural.__________________________________________
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye una variante de corte y empalme en un ARNm de r Et , lo que da como resultado una proteína expresada que es una variante alternativa de corte y empalme de RET que tiene al menos un residuo eliminado (en comparación con la cinasa RET de tipo natural) dando como resultado una actividad constitutiva de un dominio de cinasa RET.
Como se define en el presente documento, un "inhibidor de cinasa RET" incluye cualquier compuesto que exhiba actividad de inhibición de RET. En algunas realizaciones, un inhibidor de cinasa RET es selectivo para una cinasa RET. Los inhibidores de cinasa RET de ejemplo pueden exhibir una actividad de inhibición (CI50) frente a una cinasa RET de menos de aproximadamente 1000 nM, menos de aproximadamente 500 nM, menos de aproximadamente 200 nM, menos de aproximadamente 100 nM, menos de aproximadamente 50 nM, menos de aproximadamente 25 nM, menos de aproximadamente 10 nM, o menos de aproximadamente 1 nM según lo medido en un ensayo como se describe en el presente documento. En algunas realizaciones, un inhibidor de cinasa RET puede exhibir una actividad de inhibición (CI50) frente a una cinasa RET de menos de aproximadamente 25 nM, menos de aproximadamente 10 nM, menos de aproximadamente 5 nM, o menos de aproximadamente 1 nM según lo medido en un ensayo como se proporciona en el presente documento.
Como se usa en el presente documento, un "primer inhibidor de cinasa RET" o "primer inhibidor de RET" es un inhibidor de cinasa RET, como se define en el presente documento, pero que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como se define en el presente documento. Como se usa en el presente documento, un "segundo inhibidor de cinasa RET" o un "segundo inhibidor de RET" es un inhibidor de cinasa RET como se define en el presente documento, pero que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como se define en el presente documento. Cuando tanto un primer como un segundo inhibidor de r Et está presente en un método proporcionado en el presente documento, el primer y el segundo inhibidores de cinasa RET son diferentes.
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye al menos una mutación puntual en un gen RET que da como resultado la producción de una cinasa RET que tiene una o más sustituciones, inserciones o deleciones de aminoácidos en un gen RET que da como resultado la producción de una cinasa RET que tiene uno o más aminoácidos insertados o eliminados, en comparación con la cinasa RET de tipo natural. En algunos casos, la cinasa RET resultante es más resistente a la inhibición de su actividad de fosfotransferasa por uno o más primeros inhibidores de cinasa RET, en comparación con una cinasa RET de tipo natural o una cinasa RET que no incluye la misma mutación. Dichas mutaciones, opcionalmente, no disminuyen la sensibilidad de la célula cancerosa o tumor que tiene la cinasa RET al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo (por ejemplo, en comparación con un una célula cancerosa o un tumor que no incluye la mutación de resistencia a inhibidores de RET particular). En dichas realizaciones, una mutación de resistencia a inhibidores de RET puede dar como resultado una cinasa RET que tiene uno o más de una Vmáx aumentada, una Km para ATP, y una Kd aumentada para un primer inhibidor de cinasa RET, cuando está en presencia de un primer inhibidor de cinasa RET, en comparación con una cinasa RET de tipo natural o una cinasa r Et que no tiene la misma mutación en presencia del mismo inhibidor de cinasa RET.
En otras realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluye al menos una mutación puntual en un gen RET que da como resultado la producción de una cinasa RET que tiene una o más sustituciones de aminoácidos en comparación con la cinasa RET de tipo natural y que tiene una resistencia aumentada a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, en comparación con una cinasa RET de tipo natural o una cinasa RET que no incluye la misma mutación. En dichas realizaciones, una mutación de resistencia a inhibidores de RET puede dar como resultado una cinasa RET que tiene uno o más de una Vmáx aumentada, una Km disminuida, y una Kd disminuida en presencia de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, en comparación con una cinasa RET de tipo natural o una cinasa RET que no tiene la misma mutación en presencia del mismo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
Los ejemplos de mutaciones de resistencia a inhibidores de RET pueden incluir, por ejemplo, mutaciones puntuales, inserciones o deleciones en y cerca del sitio de unión de ATP en la estructura terciaria de la cinasa RET (por ejemplo, las posiciones de aminoácidos 730-733, 738, 756, 758, 804, 805, 807, 810, 811, 881 y 892 de una cinasa RET de tipo natural, por ejemplo, la cinasa RET de tipo natural de ejemplo descrita en el presente documento), incluyendo, pero sin limitación, un residuo guardián (por ejemplo, la posición de aminoácido 804 en una cinasa RET de tipo natural), Los residuos del bucle P (por ejemplo, las posiciones de aminoácidos 730-737 en una cinasa RET de tipo natural), los
residuos en o cerca del motivo DFG (por ejemplo, las posiciones de aminoácidos 888-898 en una cinasa RET de tipo natural), y los residuos de aminoácidos de frente del disolvente de hendidura de ATP (por ejemplo, las posiciones de aminoácidos 758, 811 y 892 de una cinasa RET de tipo natural). Ejemplos adicionales de estos tipos de mutaciones incluyen cambios en los residuos que pueden afectar a la actividad enzimática y/o la unión del fármaco, incluyendo, pero sin limitación, residuos en el bucle de activación (por ejemplo, las posiciones de aminoácidos 891-916 de una cinasa RET de tipo natural), residuos cerca o que interaccionan con el bucle de activación, los residuos que contribuyen a conformaciones de enzimas activas o inactivas, cambios que incluyen mutaciones, deleciones e inserciones en el bucle que precede a la hélice C y en la hélice C (por ejemplo, las posiciones de aminoácidos 768-788 en una proteína RET de tipo natural). En algunas realizaciones, la proteína RET de tipo natural es la cinasa RET de tipo natural de ejemplo descrita en el presente documento. Los residuos específicos o regiones de residuos que se pueden cambiar (y son mutaciones de resistencia a inhibidores de RET) incluyen, pero sin limitación, los enumerados en la Tabla 3, con numeración basada en la secuencia de la proteína RET de tipo natural humana (por ejemplo, SEQ ID NO: 1). Como pueden apreciar los expertos en la materia, una posición de aminoácido en una secuencia de proteína de referencia que corresponde a una posición de aminoácido específica en la SEQ ID NO: 1 se puede determinar alineando la secuencia de proteína de referencia con la SEQ ID NO: 1 (por ejemplo, usando un programa de software, tal como ClustalW2). Los ejemplos adicionales de posiciones de mutaciones de resistencia a inhibidores de RET se muestran en la Tabla 4. Los cambios en estos residuos puede incluir uno o más cambios de aminoácidos, inserciones dentro de las secuencias o flanqueando a las mismas y deleciones dentro de las secuencias o flanqueando a las mismas. Véanse también J. Kooistra, G. K. Kanev, O. P. J. Van Linden, R. Leurs, I. J. P. De Esch y C. De Graaf, "KLIFS: A structural kinaseligand interaction database", Nucleic Acids Res., vol. 44, n.° D1, págs. D365-D371,2016.
Secuencia de ejemplo de la proteína RET humana madura (SEQ ID NO: 1)
MAKAT SGAAG LRLLLLLLLP LLGKVALGLY FSRDAYWEKL YVDQAAGTPL LYVHALRDAP
EEVPS FRLGQ HLYGTYRTRL HENNWICIQE DTGLLYLNRS LDHSSWEKLS VRNRGFPLLT
VYLKVFLSPT SLREGECQWP GCARVYFSFF NTSFPACSSL KPRELCFPET RPSFRIRENR
PPGTFHQFRL LPVQFLCPNI SVAYRLLEGE GLPFRCAPDS LEVSTRWALD REQREKYELV
AVCTVHAGAR EEVVMVPFPV TVYDEDDSAP TFPAGVDTAS AVVEFKRKED TVVATLRVFD
ADVVPASGEL VRRYTSTLLP GDTWAQQTFR VEHWPNETSV QANGS FVRAT
VHDYRLVLNR NLSISENRTM QLAVLVNDSD FQGPGAGVLL LHFNVSVLPV SLHLPSTY SL
SVSRRARRFA QIGKVCVENC QAFSGINVQY KLHSSGANCS TLGVVTSAED TSGILFVNDT
KALRRPKCAE LHYMVVATDQ QTSRQAQAQL LVTVEGSYVA EEAGCPLSCA VSKRRLECEE
r'n V_ n I V_ .T I _II V_I K_^ J_ 1\JL\ r HT?TVn UTD r ^ n J r - ^ 'V n I 1 i V s U n T J rp L L D U T\ N T T l ? Q T X 1 n Q D Q 1 T 1 V 1 X nj v u i r v r L ' T u ' y n i n / T i i H V T i r , D X r y > L n / ^ r ' / ,T U l d W c J q k J t X
VGGHEPGEPR GIKAGYGTCN CFPEEEKCFC EPEDIQDPLC DELCRTVIAA AVLFSFIVSV
LLSAFCIHCY HKFAHKPPIS SAEMTFRRPA QAFPVSYSSS GARRPSLDSM
ENQVSVDAFK ILEDPKWEFP RKNLVLGKTL GEGEFGKVVK ATAFHLKGRA GYTTVAVKML
KENASPSELR DLLSEFNVLK QVNHPHVIKL YGACSQDGPL LLIVEYAKYG SLRGFLRESR
KVGPGYLGSG GSRNSSSLDH PDERALTMGD LISFAWQISQ GMQYLAEMKL VHRDLAARNI
LVAEGRKMKI SDFGLSRDVY EEDSYVKRSQ GRIPVKWMAI ESLFDHIYTT QSDVWSFGVL
LWEIVTLGGN PYPGIPPERL FNLLKTGHRM ERPDNCSEEM YRLMLQCWKQ EPDKRPVFAD
ISKDLEKMMV KRRDYLDLAA STPSDSLIYD DGLSEEETPL VDCNNAPLPR
ALPSTWIENK LYGMSDPNWP GESPVPLTRA DGTNTGFPRY PNDSVYANWM LSPSAAKLMD
TFDS
En algunas realizaciones, una mutación de resistencia a inhibidores de RET puede incluir una desregulación de un gen MET, una cinasa MET, o la expresión, actividad o nivel de cualquiera de los mismos.
La expresión "desregulación de un gen MET, una cinasa MET, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación del gen MET que tiene como resultado la expresión de una proteína de fusión, una deleción en un gen MET que tiene como resultado la expresión de una proteína MET que incluye una deleción de al menos un aminoácido en comparación con la proteína MET de tipo natural, o una mutación en un gen MET que da como resultado la expresión de una proteína RET con una o más mutaciones puntuales, o una versión alternativa de corte y empalme de un ARNm de MET que da como resultado una proteína MET que da lugar a la deleción de al menos un aminoácido en la proteína MET en comparación con la proteína MET de tipo natural), o una amplificación del gen MET que da como resultado una sobreexpresión de una proteína MET o una actividad autocrina resultante de la sobreexpresión de un gen MET en una célula, que da lugar a un aumento patogénico en la actividad de un dominio cinasa de una proteína MET (por ejemplo, un dominio cinasa constitutivamente activo o un dominio cinasa de una proteína MET) en una célula. Como ejemplo adicional, una desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen MET que codifica una proteína MET que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen MET que no incluye la mutación. Por ejemplo, una desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de
fusión que contiene una primera porción de MET que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es MET). En algunos ejemplos, la desregulación de un gen MET, una proteína MET, o la expresión o actividad, puede ser el resultado de una translocación génica de un gen MET con otro gen diferente de MeT.
La expresión "MET de tipo natural" o "MET de tipo silvestre" describe un ácido nucleico (por ejemplo, un gen MET o un ARNm de MET) o una proteína (por ejemplo, una proteína MET) que se encuentra en un sujeto que no tiene un cáncer asociado a MET (y, opcionalmente, tampoco tiene un mayor riesgo de desarrollar un cáncer asociado a MET y/o no se sospecha que tenga un cáncer asociado a MET), o se encuentra en una célula o tejido de un sujeto que no tiene un cáncer asociado a MET (y, opcionalmente, tampoco tiene un mayor riesgo de desarrollar un cáncer asociado a MET y/o no se sospecha que tenga un cáncer asociado a MET). Como se usa en el presente documento, la expresión "cáncer asociado a MET" se refiere a cánceres asociados con o que tienen una desregulación de un gen m Et , una cinasa MET, o la expresión, actividad o nivel de cualquiera de los mismos.
En algunas realizaciones, los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, son útiles en el tratamiento de pacientes que desarrollan cánceres con mutaciones de resistencia a inhibidores de RET (por ejemplo, que dan como resultado una mayor resistencia a un primer inhibidor de RET, por ejemplo, una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D, y/o una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4) mediante dosificación en combinación o como terapia posterior o adicional (por ejemplo, seguimiento) a los tratamientos farmacológicos existentes (por ejemplo, otros inhibidores de cinasa RET; por ejemplo, primeros y/o segundos inhibidores de cinasa RET). En el presente documento se describen ejemplos de un primer y segundo inhibidores de cinasa RET. En algunas realizaciones, un primer y segundo inhibidores de cinasa RET se pueden seleccionar del grupo que consiste en cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667 y BLU6864.
En algunas realizaciones, los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, son útiles para tratar un cáncer que se ha identificado que tiene una o más mutaciones de resistencia a inhibidores de RET (que dan como resultado una mayor resistencia a un primer o segundo inhibidor de RET, por ejemplo, una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E o, por ejemplo, una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D). En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET se producen en una secuencia de ácido nucleico que codifica una proteína de fusión RET (por ejemplo, cualquiera de las proteínas de fusión del gen RET descritas en la Tabla 1), lo que da como resultado una proteína de fusión RET que exhibe resistencia a inhibidores de cinasa RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET se producen en una secuencia de ácido nucleico que codifica una proteína RET mutante (por ejemplo, una proteína RET mutante que tiene cualquiera de las mutaciones descritas en la Tabla 2), lo que da como resultado una proteína RET mutante que exhibe resistencia a cinasa RET. Los ejemplos no limitantes de mutaciones de resistencia a inhibidores de RET se enumeran en las Tablas 3 y 4.
________________________Tabla 3. Mutaciones de resistencia a inhibidores de RET________________________ Mutaciones de resistencia a RET de ejemplo__________________________________________________________ Posición de aminoácido 634 (por ejemplo, C634W)10_____________________________________________________ Posición de aminoácido 732 (por ejemplo, E732K)7_______________________________________________________ Posición de aminoácido 788 (por ejemplo, I788N)8_______________________________________________________ Posición de aminoácido 790 (por ejemplo, L790F)9_______________________________________________________ Posición de aminoácido 804 (por ejemplo, V804M12, V804L12, V804E6)______________________________________ Posición de aminoácido 778/80413_____________________________________________________________________ Posición de aminoácido 804/805 (por ejemplo, V804M/E805K)3____________________________________________ Posición de aminoácido 806 (por ejemplo, Y806C46, Y806E4, Y806S6, Y806H6, Y806N6)_______________________ Posición de aminoácido 804/806 (por ejemplo, V804M/Y806C)11____________________________________________ Posición de aminoácido 810 (por ejemplo, G810A5, G810R6, G810S6, G810C, G810V y G810D)_________________ Posición de aminoácido 865 (por ejemplo, L865V6)_______________________________________________________ Posición de aminoácido 870 (por ejemplo, L870F6)_______________________________________________________ Posición de aminoácido 891 (por ejemplo, S891A)10______________________________________________________ Posición de aminoácido 904 (por ejemplo, S904F)12______________________________________________________ Posición de aminoácido 804/904 (por ejemplo, V804M/S904C)11____________________________________________ Posición de aminoácido 918 (por ejemplo, M918T)10______________________________________________________
__________________________________________ (continuación)__________________________________________ 1 Yoon et al., J. Med. Chem. 59(1):358-73, 2016.
2 Patente de EE.UU. N.° 8.629.135.
3 Cranston, et al., Cancer Res. 66(20):10179-87, 2006.
4 Carlomagno, et al., Endocr. Rel. Cancer 16(1):233-41,2009.
5 Huang et al., Mol. Cancer Ther., 5 de agosto de 2016. pii: molcanther.0258.2016. [Publicación electrónica previa a la impresión].
6 Publicación de Solicitud de Patente PCT N.° WO 2016/127074.
7 Mamedova et al., Summer Undergraduate Research Programs (SURP) Student Abstracts, University of Oklahoma Health Sciences Center, 2016.
8 Plenker et al., Sci. Transl. Med., 9(394), doi: 10.1126/scitranslmed.aah6144, 2017.
9 Kraft et al, Cancer Research, 2017, Vol. 77, N.° 13, Sup. Suplemento 1. Número de resumen: 4882; American Association for Cancer Research Annual Meeting 2017. Washington, DC, Estados Unidos. 1 de abril de 2017-5 de abril de 2017.
10 Publicación de Solicitud de Patente de EE.UU. N.° 2018/0022732.
11 Roskoski and Sadeghi-Nejad, Pharmacol. Res., 128, 1-17. doi: 10.1016/j.phrs.2017.12.021, 2018.
12 Nakaoku, et al. Nat Commun, 9(1), 625. doi: 10.1038/s41467-018-02994-7, 2018.
13 Roy et al. Oncologist, 18(10): 1093-1100. doi: 10.1634/theoncologist.2013-0053, 2013._____________________
Tabla 4. Posiciones de aminoácidos de ejemplo adicionales de mutaciones de resistencia a inhibidores de
RET

continuación

La función oncogénica de RET se describió por primera vez en el carcinoma papilar la tiroides (PTC) (Grieco et al., Cell, 1990, 60, 557-63), que surge de las células tiroideas foliculares y es la neoplasia maligna más frecuente de la glándula tiroides. Aproximadamente el 20-30 % de los PTC albergan reordenamientos cromosómicos somáticos (translocaciones o inversiones) que unen el promotor y las porciones 5' de los genes no relacionados expresados constitutivamente al dominio de tirosina cinasa RET (Greco et al., Q. J. Nucl. Med. Mol. Imaging, 2009, 53, 440-54), lo que conduce a su expresión ectópica en las células tiroideas. Las proteínas de fusión generadas por dichos reordenamientos se denominan proteínas "RET/PTC". Por ejemplo, RET/PTC 1 es una fusión entre CCDD6 y RET que se encuentra comúnmente en los carcinomas papilares de tiroides. De manera similar, tanto RET/PTC3 como RET/PTC4 son fusiones de ELE1 y RET que se encuentran comúnmente en los carcinomas papilares de tiroides, aunque los eventos de fusión resultantes de RET/PTC3 y RET/PTC4 conducen a diferentes proteínas con diferentes pesos moleculares (véase, por ejemplo, Fugazzola et al., Oncogene, 13(5):1093-7, 1996). Algunas fusiones de RET asociadas con PTC no se denominan "RET/PTC", pero en su lugar se les conoce como la propia proteína de fusión. Por ejemplo, se encuentra fusión entre RET y tanto ELKS como PCM1 en los PTC, pero las proteínas de fusión se denominan ELKS-RET y PCM1-RET (véase, por ejemplo, Romei y Elisei, Front. Endocrinol. (Lausanne), 3:54, doi: 10.3389/fendo.2012.00054, 2012). El papel de los reordenamientos RET-PTC en la patogenia de PTC se ha confirmado en ratones transgénicos (Santoro et al., Oncogene, 1996, 12, 1821-6). Hasta la fecha, se han identificado diversos compañeros de fusión, de PTC y otros tipos de cáncer, de modo que se proporciona un dominio de interacción proteína/proteína que induce la dimerización de RET independiente de ligando y actividad de cinasa constitutiva (véase, por ejemplo, la Tabla 1). Recientemente, una inversión pericéntrica de 10,6 Mb en el cromosoma 10, en donde se mapea el gen RET, se ha identificado en aproximadamente el 2 % de los pacientes con adenocarcinoma de pulmón, generando diferentes variantes del gen quimérico KIF5B-RET (Ju et al., Genome Res., 2012, 22, 436-45; Kohno et al., 2012, Nature Med., 18, 375-7; Takeuchi et al., Nature Med., 2012, 18, 378-81; Lipson et al., 2012, Nature Med., 18, 382-4). Los transcritos de fusión están altamente expresados y todas las proteínas quiméricas resultantes contienen la porción del extremo N de la región de hélice superenrollada de KIF5B, que media en la homodimerización y la totalidad del dominio cinasa RET. Ninguno de los pacientes positivos para RET aloja otras alteraciones oncogénicas conocidas (tales como EGFR o mutación K-Ras, translocación ALK), lo que apoya la posibilidad de que la fusión KIF5B-RET podría ser una mutación impulsora del adenocarcinoma de pulmón. El potencial oncogénico de KIF5B-RET se ha confirmado mediante la transfección del gen de fusión en las líneas celulares cultivadas: de manera similar a lo que se ha observado con las proteínas de fusión RET-PTC, KIF5B-RET está constitutivamente fosforilada e induce la transformación de NIH-3T3 y el crecimiento independiente de IL-3 de las células BA-F3. Sin embargo, se han identificado otras proteínas de fusión RET en pacientes con adenocarcinoma de pulmón, tal como la proteína de fusión CCDC6-RET, que se ha encontrado que desempeña un papel clave en la proliferación de la línea celular de adenocarcinoma de pulmón humano LC-2/ad (Journal of Thoracic Oncology, 2012, 7(12):1872-1876). Se ha demostrado que los inhibidores de RET son útiles en el tratamiento de cánceres de pulmón que implican reordenamientos de RET (Drilon, A.E. et al. J Clin Oncol 33, 2015 (supl.; res. 8007)). También se han identificado proteínas de fusión RET en pacientes que tienen cáncer colorrectal (Song Eun-Kee, et al. International Journal of Cancer, 2015, 136: 1967-1975).
Además de los reordenamientos de la secuencia de RET, la ganancia de mutaciones puntuales de la función del protooncogén de RET también impulsan los eventos oncogénicos, como se muestra en el carcinoma medular de tiroides (MTC), que surge de las células parafoliculares productoras de calcitonina (de Groot, et al., Endocrine Rev., 2006, 27, 535-60; Wells y Santoro, Clin. Cancer Res., 2009, 15, 7119-7122). Aproximadamente el 25 % de los MTC están asociados con neoplasias múltiples endocrinas de tipo 2 (MEN2), un grupo de síndromes de cáncer hereditario que afectan a los órganos neuroendocrinos causada por mutaciones puntuales de activación de la línea germinal de ReT. En los subtipos MEN2 (MEN2A, MEN2B y MTC/FMTC familiar), las mutaciones en el gen RET tienen una fuerte
correlación fenotipo-genotipo que definen diferentes agresividades del MTC y las manifestaciones clínicas de la enfermedad. Las mutaciones del síndrome MEN2A implican uno de los seis residuos de cisteína (principalmente C634) localizados en la región extracelular rica en cisteína, que conduce a la homodimerización independiente de ligando y la activación de RET constitutiva. Los pacientes desarrollan MTC a una edad temprana (inicio a los 5-25 años) y también pueden desarrollar feocromocitoma (50 %) e hiperparatiroidismo. MEN2B está principalmente producido por la mutación M918T, que se localiza en el dominio cinasa. Esta mutación activa constitutivamente RET en su estado monomérico y altera el reconocimiento del sustrato por la cinasa. El síndrome MEN2B se caracteriza por un inicio temprano (<1 año) y una forma muy agresiva de MTC, feocromocitoma (50 % de los pacientes) y ganglioneuromas. En el FMTC, la única manifestación de enfermedad es el MTC, que normalmente se produce en la edad adulta. Se han detectado muchas mutaciones diferentes, que abarcan la totalidad del gen RET. El 75 % restante de los casos de MTC son esporádicos y aproximadamente el 50 % de ellos alojan mutaciones somáticas de RET: la mutación más frecuente es M918T que, como en NEM2B, se asocia con el fenotipo más agresivo. También se han descrito mutaciones puntuales somáticas de RET en otros tumores, tal como cáncer colorrectal (Wood et al., Science, 2007, 318, 1108-13) y carcinoma de pulmón microcítico (Jpn. J. Cancer Res., 1995, 86, 1127-30). En algunas realizaciones, el MTC es MTC con fusión en RET positiva.
Se ha encontrado que los componentes de señalización de RET se expresan en tumores de mama primarios e interaccionan funcionalmente con la ruta cc-receptor de estrógenos en líneas celulares de tumor de mama (Boulay et al., Cancer Res. 2008, 68, 3743-51; Plaza-Menacho et al., Oncogene, 2010, 29, 4648-57), mientras que la expresión y activación de RET por los ligandos de la familia de GDNF podrían desempeñar un papel importante en la invasión perineural por diferentes tipos de células cancerosas (Ito et al., Surgery, 2005, 138, 788-94; Gil et al., J. Natl. Cancer Inst., 2010, 102, 107-18; Iwahashi et al., Cancer, 2002, 94, 167-74).
RET se expresa también en el 30-70 % de los cánceres de mama invasivos, siendo la expresión relativamente más frecuente en los tumores positivos para el receptor de estrógenos (Plaza-Menacho, I., et al., Oncogene, 2010, 29, 4648-4657; Esseghir, S., et al., Cancer Res., 2007, 67, 11732-11741; Morandi, A., et al., Cancer Res., 2013, 73, 3783 3795; Gattelli, A., EMBO Mol. Med., 2013, 5, 1335-1350).
La identificación de reordenamientos RET se ha informado en un subconjunto de PDX (xenoinjerto derivado del paciente) establecido a partir de cáncer colorrectal. Aunque la frecuencia de dichos eventos en pacientes con cáncer colorrectal queda por definir, estos datos sugieren un papel de RET como diana en esta indicación (Gozgit et al., AACR Annual Meeting 2014). Se ha demostrado en los estudios que el promotor de RET está frecuentemente metilado en los cánceres colorrectales y las mutaciones de sentido alterado heterocigotas, que se ha predicho que reducen la expresión de RET, se identifican en el 5-10 % de los casos, lo que sugiere que RET podría tener algunas características de un supresor tumoral en cánceres de colon esporádicos (Luo, Y., et al., Oncogene, 2013, 32, 2037 2047; Sjoblom, T., et al., Science, 2006, 268-274; Cancer Genome Atlas Network, Nature, 2012, 487, 330-337).
Actualmente se está demostrando que un número creciente de tipos de tumores expresan niveles sustanciales de cinasa RET de tipo natural que podrían tener implicaciones para la progresión y diseminación del tumor. La RET se expresa en el 50-65 % de los carcinomas ductales pancreáticos y la expresión es más frecuente en los tumores metastásicos y de grado superior (Ito, Y, et al., Surgery, 2005, 138, 788-794; Zeng, Q., et al., J. Int. Med. Res. 2008, 36, 656-664).
En neoplasias de linajes hematopoyéticos, RET se expresa en la leucemia mieloide aguda (AML) con diferenciación monocítica, así como en la CMML (Gattei, V. et al., Blood, 1997, 89, 2925-2937; Gattei, V., et al., Ann. Hematol, 1998, 77, 207-210; Camos, M., Cancer Res. 2006, 66, 6947-6954). En estudios recientes se han identificado reordenamientos cromosómicos raros que implican a RET en pacientes con leucemia mielomonocítica crónica (CMML). La CMML se asocia frecuentemente con reordenamientos de varias tirosina cinasas, que son el resultado de la expresión de oncoproteínas citosólicas quiméricas que conducen a la activación de las vías de RAS (Kohlmann, A., et al., J. Clin. Oncol. 2010, 28, 2858-2865). En el caso de RET, las fusiones génicas que unen RET con BCR (BCR-RET) o con el compañero oncogén 1 del receptor del factor de crecimiento de fibroblastos (FGFR1OP-RET) se transformaron en las células progenitoras hematopoyéticas y podrían desplazar la maduración de estas células hacia rutas monocíticas, probablemente a través del inicio de la señalización de RAS mediada por RET (Ballerini, P., et al., Leukemia, 2012, 26, 2384-2389).
También se ha demostrado que se produce expresión de RET en varios otros tipos de tumores, incluyendo cáncer de próstata, carcinoma de pulmón microcítico, melanoma, carcinoma de células renales y tumores de cabeza y cuello (Narita, N., et al., Oncogene, 2009, 28, 3058-3068; Mulligan, L. M., et al., Genes Chromosomes Cancer, 1998, 21, 326-332; Flavin, R., et al., Urol. Oncol., 2012, 30, 900-905; Dawson, D. M., J Natl Cancer Inst, 1998, 90, 519-523).
En el neuroblastoma, la expresión y la activación de RET por GFL tiene funciones en la diferenciación de células tumorales, colaborando potencialmente con otros receptores de factores neurotróficos para regular por disminución N-Myc, cuya expresión es un marcador de mal pronóstico (Hofstra, R. M., W., et al., Hum. Genet. 1996, 97, 362-364; Petersen, S. y Bogenmann, E., Oncogene, 2004, 23, 213-225; Brodeur, G. M., Nature Ref. Cancer, 2003, 3, 203-216).
Se conocen inhibidores multidirigidos que reaccionan de forma cruzada con RET (Borrello, M.G., et al., Expert Opin.
Ther. Targets, 2013, 17(4), 403-419; las Solicitudes de Patente Internacional N.° WO 2014/141187, WO 2014/184069 y WO 2015/079251). Dichos inhibidores multidirigidos (o inhibidores multicinasa o MKI) también pueden estar asociados con el desarrollo de mutaciones de resistencia a inhibidores de RET. Véanse, por ejemplo, Q. Huang et al., "Preclinical Modeling of KIF5B-RET Fusion Lung Adenocarcinoma", Mol. Cancer Ther., n.° 18, págs. 2521-2529, 2016; Yasuyuki Kaneta et al., Resumen B173: Preclinical characterization and antitumor efficacy of DS-5010, a highly potent and selective RET inhibitor, Mol Cancer Ther 1 de enero de 2018 (17) (Suplemento 1) B173; DOI:10.1158/1535-7163.TARG-17-B173.
Por consiguiente, en el presente se proporcionan compuestos para su uso en métodos para tratar a un paciente diagnosticado (o identificado) con un cáncer que incluye administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En el presente documento también se proporcionan compuestos para su uso en métodos para tratar a un paciente identificado o diagnosticado con cáncer asociado a RET que incluyen administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo. En algunas realizaciones, el paciente se ha identificado o diagnosticado con un cáncer asociado a RET a través del uso de una prueba o ensayo aprobado por una agencia de control, por ejemplo, aprobado por la FDA, para identificar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en un paciente o una muestra de biopsia del paciente o mediante la realización de cualquiera de los ejemplos no limitantes de ensayos descritos en el presente documento. En algunas realizaciones, la prueba o ensayo se proporciona como un kit. En algunas realizaciones, el cáncer es un cáncer asociado a RET. Por ejemplo, el cáncer asociado con RET puede ser un cáncer que incluye una o más mutaciones de resistencia a inhibidores de RET.
También se proporcionan compuestos para su uso en métodos para tratar un cáncer en un paciente que lo necesite, comprendiendo el método: (a) detectar un cáncer asociado a RET en el paciente; y (b) administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo. Algunas realizaciones de estos métodos incluyen además administrar al sujeto otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una inmunoterapia). En algunas realizaciones, el sujeto se trató previamente con un primer inhibidor de RET o se trató previamente con otro tratamiento contra el cáncer, por ejemplo, al menos resección parcial del tumor o radioterapia. En algunas realizaciones, se determina que el paciente tiene un cáncer asociado a RET a través del uso de una prueba o ensayo aprobado por una agencia de control, por ejemplo, aprobado por la FDA, para identificar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en un paciente o una muestra de biopsia del paciente o mediante la realización de cualquiera de los ejemplos no limitantes de ensayos descritos en el presente documento. En algunas realizaciones, la prueba o ensayo se proporciona como un kit. En algunas realizaciones, el cáncer es un cáncer asociado a RET. Por ejemplo, el cáncer asociado con RET puede ser un cáncer que incluye una o más mutaciones de resistencia a inhibidores de RET.
También se proporcionan compuestos para su uso en métodos para tratar a un paciente que incluyen realizar un ensayo en una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, y administrar al paciente (por ejemplo, administrar específica o selectivamente) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, que se ha determinado que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. Algunas realizaciones de estos métodos incluyen además administrar al sujeto otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia). En algunas realizaciones de estos métodos, el sujeto se trató previamente con un primer inhibidor de RET o se trató previamente con otro tratamiento contra el cáncer, por ejemplo, al menos resección parcial de un tumor o radioterapia. En algunas realizaciones, el paciente es un paciente que se sospecha que tiene un cáncer asociado a RET, un paciente que presenta uno o más síntomas de un cáncer asociado a RET, o un paciente que tiene un riesgo elevado de desarrollar un cáncer asociado a RET. En algunas realizaciones, el ensayo utiliza secuenciación de nueva generación, pirosecuenciación, inmunohistoquímica o análisis FISH de separación. En algunas realizaciones, el ensayo es un ensayo aprobado por una agencia de control, por ejemplo, un kit aprobado por la FDA. En algunas realizaciones, el ensayo es una biopsia líquida. Además, en el presente documento se describen ensayos no limitantes adicionales que pueden usarse en estos métodos. En la técnica también se conocen ensayos adicionales. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET.
También se proporciona un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, para su uso en el tratamiento de un cáncer asociado a RET en un paciente identificado o diagnosticado con un cáncer asociado a RET a través de una etapa de realizar un ensayo (por ejemplo, un ensayo in vitro) en una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o
nivel de cualquiera de los mismos, en donde la presencia de una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, identifica que el paciente tiene un cáncer asociado a RET. También se proporciona el uso de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, para la fabricación de un medicamento para tratar un cáncer asociado a RET en un paciente identificado o diagnosticado con un cáncer asociado a RET a través de una etapa de realizar un ensayo en una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en donde la presencia de la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, identifica que el paciente tiene un cáncer asociado a RET. Algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento incluyen, además, registrar en el historial clínico del paciente (por ejemplo, un medio legible por ordenador) que se ha determinado que el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, a través de la realización del ensayo, debe administrarse un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo. En algunas realizaciones, el ensayo utiliza secuenciación de nueva generación, pirosecuenciación, inmunohistoquímica o análisis FISH de separación. En algunas realizaciones, el ensayo es un ensayo aprobado por una agencia de control, por ejemplo, un kit aprobado por la FDA. En algunas realizaciones, el ensayo es una biopsia líquida. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET.
También se proporciona un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, para su uso en el tratamiento de un cáncer en un paciente que lo necesite o un paciente identificado o diagnosticado con un cáncer asociado a RET. En algunas realizaciones, el cáncer es un cáncer asociado a RET, por ejemplo, un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, un paciente se identifica o se diagnostica con un cáncer asociado a RET a través del uso de un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA, para identificar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en un paciente o una muestra de biopsia de la muestra. Como se proporciona en el presente documento, un cáncer asociado a RET incluye los descritos en el presente documento y conocidos en la técnica.
En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el paciente se ha identificado o diagnosticado con un cáncer con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el paciente tiene un tumor que es positivo para una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el paciente puede ser un paciente con uno o más tumores positivos para una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el paciente puede ser un paciente cuyos tumores tienen una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, se sospecha que el paciente tiene un cáncer asociado a RET (por ejemplo, un cáncer que tiene una o más mutaciones de resistencia a inhibidores de RET). En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado con RET en un paciente que necesita dicho tratamiento, comprendiendo el método a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del paciente; y b) administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más proteínas de fusión. En la Tabla 1 se describen ejemplos no limitantes de proteínas de fusión del gen RET. En algunas realizaciones, la proteína de fusión es KIF5B-RET. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET. Los ejemplos no limitantes de mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET se describen en las Tablas 2 y 2a. En algunas realizaciones, las mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET se seleccionan del grupo que consiste en M918T, M918V, C634W, V804L, V804M, G810S y G810R. En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET. Los ejemplos no limitantes de mutaciones de resistencia a inhibidores de RET se describen en las Tablas 3 y 4. En algunas realizaciones, la mutación de resistencia a inhibidores de RET es V804M. En algunas realizaciones, la mutación de resistencia a inhibidores de RET es G810S. En algunas realizaciones, la mutación de resistencia a inhibidores de RET es G810R. En algunas realizaciones, el cáncer con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos se determina usando un ensayo o kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA. En algunas realizaciones, el tumor que es positivo para una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos es un tumor positivo para una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el tumor con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos se determina usando un ensayo o kit aprobado por una
agencia de control, por ejemplo, aprobado por la FDA.
En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, el paciente tiene un historial clínico que indica que el paciente tiene un tumor que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, un tumor que tiene una o más mutaciones de resistencia a inhibidores de RET). En algunas realizaciones, la historia clínica indica que el paciente debe ser tratado con uno o más de los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, o las composiciones proporcionadas en el presente documento. En algunas realizaciones, el cáncer con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos es un cáncer que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el cáncer con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos se determina usando un ensayo o kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA. En algunas realizaciones, el tumor que es positivo para una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos es un tumor positivo para una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el tumor con una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos se determina usando un ensayo o kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA.
También se proporcionan compuesto para su uso en métodos para tratar a un paciente que incluyen administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, a un paciente que tiene un historial clínico que indica que el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. Algunas realizaciones de estos métodos y usos pueden incluir además: una etapa de realizar un ensayo (por ejemplo, un ensayo in vitro) en una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, y registrar la información en el historial clínico de un paciente (por ejemplo, un medio legible por ordenador) que se ha identificado que el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. En algunas realizaciones, el ensayo es un ensayo in vitro. Por ejemplo, un ensayo que utiliza secuenciación de nueva generación, inmunohistoquímica o análisis FISH de separación. En algunas realizaciones, el ensayo es un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA. En algunas realizaciones, el ensayo es una biopsia líquida. En algunas realizaciones, la desregulación de un gen RET, cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET.
En el presente documento también se proporciona un compuesto para su uso en un método para tratar a un sujeto. En algunas realizaciones, el método incluye realizar un ensayo en una muestra obtenida del sujeto para determinar si el sujeto tiene una desregulación de un gen RET, una proteína RET, o la expresión o nivel de cualquiera de los mismos. En algunas de dichas realizaciones, el método también incluye administrar a un sujeto determinado que tiene una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el método incluye determinar que un sujeto tiene una desregulación de un gen RET, una proteína RET, o la expresión o el nivel de cualquiera de los mismos a través de un ensayo realizado en una muestra obtenida del sujeto. En dichas realizaciones, el método también incluye administrar a un sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a IL), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la desregulación en un gen RET, una proteína cinasa RET, o la expresión o actividad de los mismos es una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión RET (por ejemplo, cualquiera de las proteínas de fusión RET descritas en el presente documento). En algunas realizaciones, la fusión de RET se puede seleccionar de una fusión KIF5B-RET y una fusión CCDC6-RET. En algunas realizaciones, la desregulación en un gen RET, una proteína cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos es una o más mutaciones puntuales en el gen RET (por ejemplo, cualquiera de la una o más mutaciones puntuales de RET descritas en el presente documento). La una o más mutaciones puntuales en un gen RET pueden dar lugar a, por ejemplo, la traducción de una proteína RET que tiene una o más de las siguientes sustituciones de aminoácidos: M918T, M918V, C634W, V804L, V804M, G810S y G810R. En algunas realizaciones, la desregulación en un gen RET, una proteína cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos es una o más mutaciones de resistencia a inhibidores de RET (por ejemplo, cualquier combinación de la una o más mutaciones de resistencia a inhibidores de RET descritas en el presente documento). Algunas realizaciones de estos métodos incluyen además la administración al sujeto de otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia).
En algunas realizaciones, los compuestos proporcionados en el presente documento exhiben penetrancia en el cerebro y/o el sistema nervioso central (SNC). Dichos compuestos son capaces de atravesar la barrera hematoencefálica e inhibir una cinasa RET en el cerebro y/u otras estructuras del SNC. En algunas realizaciones, los compuestos proporcionados en el presente documento son capaces de atravesar la barrera hematoencefálica en una cantidad terapéuticamente eficaz. Por ejemplo, el tratamiento de un paciente con cáncer (por ejemplo, un cáncer
asociado con RET tal como un cáncer de cerebro o del SNC asociado a RET) puede incluir la administración (por ejemplo, administración oral) del compuesto al paciente. En algunas de dichas realizaciones, los compuestos proporcionados en el presente documento son útiles para tratar un tumor cerebral primario o un tumor cerebral metastásico. Por ejemplo, los compuestos se pueden usar en el tratamiento de uno o más gliomas tales como glioblastoma (también conocido como glioblastoma multiforme), astrocitomas, oligodendrogliomas, ependimomas y gliomas mixtos, meningiomas, meduloblastomas, gangliogliomas, schwannomas (neurilemomas) y craneofaringiomas (véanse, por ejemplo, los tumores enumerados en Louis, D.N. et al. Acta Neuropathol 131(6), 803-820 (junio de 2016)). En algunas realizaciones, el tumor cerebral es un tumor cerebral primario. En algunas realizaciones, el paciente ha sido tratado previamente con otro agente anticanceroso, por ejemplo, otro inhibidor de RET (por ejemplo, un compuesto que no es un compuesto de Fórmula general I) o un inhibidor multicinasa. En algunas realizaciones, el tumor cerebral es un tumor cerebral metastásico. En algunas realizaciones, el paciente ha sido tratado previamente con otro agente anticanceroso, por ejemplo, otro inhibidor de RET (por ejemplo, un compuesto que no es un compuesto de Fórmula general I) o un inhibidor multicinasa.
También se proporcionan métodos (por ejemplo, métodos in vitro) para seleccionar un tratamiento para un paciente identificado o diagnosticado con un cáncer asociado a RET. Algunas realizaciones pueden incluir además la administración del tratamiento seleccionado al paciente identificado o diagnosticado con un cáncer asociado a RET. Por ejemplo, el tratamiento seleccionado puede incluir la administración de una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. Algunas realizaciones pueden incluir además una etapa de realizar un ensayo con una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, e identificar y diagnosticar a un paciente del que se ha determinado que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, con un cáncer asociado a RET. En algunas realizaciones, el cáncer es un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el paciente se ha identificado o diagnosticado con un cáncer asociado a RET a través del uso de un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA, para identificar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en un paciente o una muestra de biopsia del paciente. En algunas realizaciones, los cánceres asociados a RET son un cáncer descrito en el presente documento 0 conocido en la técnica. En algunas realizaciones, el ensayo es un ensayo in vitro. Por ejemplo, un ensayo que utiliza secuenciación de nueva generación, inmunohistoquímica o análisis FISH de separación. En algunas realizaciones, el ensayo es un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA. En algunas realizaciones, el ensayo es una biopsia líquida.
En el presente documento también se proporcionan métodos para seleccionar un paciente, en donde los métodos incluyen una etapa de realizar un ensayo con una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una o más mutaciones de resistencia a inhibidores de RET) e identificar o diagnosticar a un paciente del que se ha determinado que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, con un cáncer asociado a RET. Algunas realizaciones incluyen además la administración del tratamiento seleccionado al paciente identificado o diagnosticado con un cáncer asociado a RET. Por ejemplo, el tratamiento seleccionado puede incluir la administración de una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, al paciente identificado o diagnosticado con un cáncer asociado a RET. En algunas realizaciones, el ensayo es un ensayo in vitro. Por ejemplo, un ensayo que utiliza secuenciación de nueva generación, inmunohistoquímica o análisis FISH de separación. En algunas realizaciones, el ensayo es un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA. En algunas realizaciones, el ensayo es una biopsia líquida.
También se proporcionan métodos para seleccionar un paciente para tratamiento, en donde los métodos incluyen seleccionar, identificar o diagnosticar a un paciente que tiene un cáncer asociado a RET, y seleccionar al paciente para el tratamiento que incluye la administración de una cantidad terapéuticamente eficaz de un compuesto de Fórmula 1 (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, identificar, o diagnosticar, a un paciente con un cáncer asociado a RET, puede incluir una etapa de realizar un ensayo en una muestra obtenida del paciente para determinar si el paciente tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, e identificar o diagnosticar a un paciente del que se ha determinado que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, con un cáncer asociado a RET. En algunas realizaciones, el método para seleccionar un paciente para un tratamiento se puede usar como parte de un estudio clínico que incluye la administración de diversos tratamientos de un cáncer asociado a RET. En algunas realizaciones, un cáncer asociado a RET es un cáncer que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el ensayo es un ensayo in vitro. Por ejemplo, un ensayo que utiliza secuenciación de nueva generación, inmunohistoquímica o análisis FISh de separación. En algunas realizaciones, el ensayo es un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA. En algunas realizaciones, el ensayo es una biopsia líquida. En algunas realizaciones, la desregulación del gen RET, la cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET.
En algunas realizaciones de cualquiera de los métodos o usos descritos en el presente documento, un ensayo usado para determinar si el paciente tiene una desregulación de un gen RET, o una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, usando una muestra de un paciente puede incluir, por ejemplo, secuenciación de nueva generación, inmunohistoquímica, microscopia de fluorescencia, análisis FISH de separación, transferencia de Southern, transferencia de Western, análisis FACS, transferencia de tipo Northern y amplificación por PCR (por ejemplo, RT-PCR y RT-PCR cuantitativa en tiempo real). Como es bien sabido en la técnica, los ensayos se realizan típicamente, por ejemplo, con al menos una sonda marcada de ácido nucleico o al menos un anticuerpo marcado o fragmento de unión a antígeno del mismo. Los ensayos pueden utilizar otros métodos de detección conocidos en la técnica para la detección de la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o niveles de cualquiera de los mismos (véanse, por ejemplo, las referencias citadas en el presente documento). En algunas realizaciones, la desregulación del gen r Et , la cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, la muestra es una muestra biológica o una muestra de biopsia (por ejemplo, una muestra de biopsia incorporada en parafina) del paciente. En algunas realizaciones, el paciente es un paciente que se sospecha que tiene un cáncer asociado a RET, un paciente que tiene uno o más síntomas de un cáncer asociado a RET y/o un paciente que tiene un mayor riesgo de desarrollar un cáncer asociado a RET).
En algunas realizaciones, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos puede identificarse usando una biopsia líquida (denominada diversamente como biopsia fluida o biopsia en fase fluida). Véase, por ejemplo, Karachialiou et al., "Real-time liquid biopsies become a reality in cancer treatment", Ann. Transl. Med., 3(3):36, 2016. Los métodos de biopsia líquida se pueden usar para detectar la carga tumoral total y/o la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. Las biopsias líquidas se pueden realizar en muestras biológicas obtenidas con relativa facilidad de un sujeto (por ejemplo, a través de una simple extracción de sangre) y generalmente son menos invasivas que los métodos tradicionales usados para detectar la carga tumoral y/o la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. En algunas realizaciones, las biopsias líquidas se pueden usar para detectar la presencia de desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una etapa anterior a los métodos tradicionales. En algunas realizaciones, la muestra biológica a usar en una biopsia líquida puede incluir, sangre, plasma, orina, líquido cefalorraquídeo, saliva, esputo, lavado broncoalveolar, bilis, líquido linfático, líquido quístico, heces, ascitis y combinaciones de los mismos. En algunas realizaciones, se puede usar una biopsia líquida para detectar células tumorales circulantes (CTC). En algunas realizaciones, se puede usar una biopsia líquida para detectar ADN acelular. En algunas realizaciones, el ADN acelular detectado mediante una biopsia líquida es ADN tumoral circulante (ADNtc) que se obtiene de células tumorales. Se puede usar análisis de ADNtc (por ejemplo, usando técnicas de detección sensibles tales como, sin limitación, secuenciación de nueva generación (NGS), PCR tradicional, PCR digital o análisis de micromatrices) para identificar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos.
En algunas realizaciones, el ADNtc obtenido de un solo gen puede detectarse usando una biopsia líquida. En algunas realizaciones, el ADNtc obtenido de una pluralidad de genes (por ejemplo, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50, 55, 60, 65, 70, 75, 80, 85, 90, 95, 100 o más, o cualquier número de genes entre estos números) se puede detectar usando una biopsia líquida. En algunas realizaciones, el ADNtc obtenido de una pluralidad de genes se puede detectar usando cualquiera de una diversidad de paneles de prueba disponibles comercialmente (por ejemplo, paneles de prueba disponibles comercialmente diseñados para detectar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos). Las biopsias líquidas se pueden usar para detectar la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, incluyendo, sin limitación, mutaciones puntuales o variantes de un solo nucleótido (SNV), variantes de número de copia (CNV), fusiones genéticas (por ejemplo, translocaciones o reordenamientos), inserciones, deleciones o cualquier combinación de las mismas. En algunas realizaciones, se puede usar una biopsia líquida para detectar una mutación de la línea germinal. En algunas realizaciones, se puede usar una biopsia líquida para detectar una mutación somática. En algunas realizaciones, se puede usar una biopsia líquida para detectar una mutación genética primaria (por ejemplo, una mutación primaria o una fusión primaria que está asociada con el desarrollo inicial de una enfermedad, por ejemplo, un cáncer). En algunas realizaciones, se puede usar una biopsia líquida para detectar una mutación genética que se desarrolla después del desarrollo de la mutación genética primaria (por ejemplo, una mutación de resistencia que surge en respuesta a un tratamiento administrado a un sujeto). En algunas realizaciones, una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos identificada usando una biopsia líquida también está presente en una célula cancerosa que está presente en el sujeto (por ejemplo, en un tumor). En algunas realizaciones, cualquiera de los tipos de desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos descritos en el presente documento puede detectarse usando una biopsia líquida. En algunas realizaciones, una mutación genética identificada a través de una biopsia líquida puede usarse para identificar al sujeto como candidato para un tratamiento particular. Por ejemplo, la detección de una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en el sujeto puede indicar que el sujeto responderá a un tratamiento que incluye la administración de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
Las biopsias líquidas se pueden realizar en múltiples momentos durante un transcurso de diagnóstico, un transcurso
de monitorización y/o un transcurso de tratamiento para determinar uno o más parámetros clínicamente relevantes incluyendo, sin limitación, progresión de la enfermedad, eficacia de un tratamiento, o desarrollo de mutaciones de resistencia después de administrar un tratamiento al sujeto. Por ejemplo, una primera biopsia líquida se puede realizar en un primer punto temporal y una segunda biopsia líquida se puede realizar en un segundo punto temporal durante un transcurso de diagnóstico, un transcurso de seguimiento y/o un transcurso de tratamiento. En algunas realizaciones, el primer punto temporal puede ser un punto temporal antes de diagnosticar a un sujeto con una enfermedad (por ejemplo, cuando el sujeto está sano), y el segundo punto temporal puede ser un punto de tiempo después de que el sujeto haya desarrollado la enfermedad (por ejemplo, el segundo punto temporal se puede usar para diagnosticar al sujeto con la enfermedad). En algunas realizaciones, el primer punto temporal puede ser un punto temporal antes de diagnosticar a un sujeto con una enfermedad (por ejemplo, cuando el sujeto está sano), después de lo cual se monitoriza al sujeto, y el segundo punto temporal puede ser un punto temporal después de monitorizar al sujeto. En algunas realizaciones, el primer punto temporal puede ser un punto temporal después de diagnosticar a un sujeto con una enfermedad, después de lo cual se administra un tratamiento al sujeto, y el segundo punto temporal puede ser un punto temporal posterior a la administración del tratamiento; en dichos casos, el segundo punto temporal se puede usar para evaluar la eficacia del tratamiento (por ejemplo, si la mutación o mutaciones genéticas detectadas en el primer punto temporal se reducen en abundancia o son indetectables) o para determinar la presencia de una mutación de resistencia que ha surgido como resultado del tratamiento. En algunas realizaciones, un tratamiento a administrar a un sujeto puede incluir un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
En algunas realizaciones, la eficacia de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, se puede determinar evaluando la frecuencia alélica de una desregulación de un gen RET en ADNlc obtenido de un paciente en diferentes puntos temporales, por ejemplo, el ADNlc obtenido del paciente en un primer punto temporal y el ADNlc obtenido del paciente en un segundo punto temporal, en donde se administra al paciente al menos una dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L) entre el primer y segundo puntos temporales. Algunas realizaciones de estos métodos pueden incluir además administrar al paciente al menos una dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, entre el primer y segundo puntos temporales. Por ejemplo, una reducción (por ejemplo, una reducción del 1 % a aproximadamente el 99 %, una reducción del 1 % a aproximadamente el 95 %, una reducción del 1 % a aproximadamente el 90 %, una reducción del 1 % a aproximadamente el 85 %, una reducción del 1 % a aproximadamente el 80 %, una reducción del 1 % a aproximadamente el 75 %, una reducción del 1 % a una reducción de aproximadamente el 70 %, una reducción del 1 % a una reducción de aproximadamente el 65 %, una reducción del 1 % a una reducción de aproximadamente el 60 %, una reducción del 1 % a una reducción de aproximadamente el 55 %, una reducción del 1 % a una reducción de aproximadamente el 50 %, una reducción del 1 % a una reducción de aproximadamente el 45 %, una reducción del 1 % a una reducción de aproximadamente el 40 %, una reducción del 1 % a una reducción de aproximadamente el 35 %, una reducción del 1 % a una reducción de aproximadamente el 30 %, una reducción del 1 % a una reducción de aproximadamente el 25 %, una reducción del 1 % a una reducción de aproximadamente el 20 %, una reducción del 1 % a una reducción de aproximadamente el 15 %, una reducción del 1 % a una reducción de aproximadamente el 10 %, una reducción del 1 % a aproximadamente el 5 %, una reducción de aproximadamente el 5 % a aproximadamente el 99 %, una reducción de aproximadamente el 10 % a aproximadamente el 99 %, una reducción de aproximadamente el 15 % a aproximadamente el 99 %, una reducción de aproximadamente el 20 % a aproximadamente el 99 %, una reducción de aproximadamente el 25 % a aproximadamente el 99 %, una reducción de aproximadamente el 30 % a aproximadamente el 99 %, una reducción de aproximadamente el 35 % a aproximadamente el 99 %, una reducción de aproximadamente el 40 % a aproximadamente el 99 %, una reducción de aproximadamente el 45 % a aproximadamente el 99 %, una reducción de aproximadamente el 50 % a aproximadamente el 99 %, una reducción de aproximadamente el 55 % a aproximadamente el 99 %, una reducción de aproximadamente el 60 % a aproximadamente el 99 %, una reducción de aproximadamente el 65 % a aproximadamente el 99 %, una reducción de aproximadamente el 70 % a aproximadamente el 99 %, una reducción de aproximadamente el 75 % a aproximadamente el 95 %, una reducción de aproximadamente el 80 % a aproximadamente el 99 %, una reducción de aproximadamente el 90 % a una reducción de aproximadamente el 99 %, una reducción de aproximadamente el 95 % a aproximadamente el 99 %, una reducción de aproximadamente el 5 % a aproximadamente el 10 %, una reducción de aproximadamente el 5 % a aproximadamente el 25 %, una reducción de aproximadamente el 10 % a aproximadamente el 30 %, una reducción de aproximadamente el 20 % a aproximadamente el 40 %, una reducción de aproximadamente el 25 % a aproximadamente el 50 %, una reducción de aproximadamente el 35 % a aproximadamente el 55 %, una reducción de aproximadamente el 40 % a aproximadamente el 60 %, una reducción de aproximadamente el 50 % a una reducción de aproximadamente el 75 %, una reducción de aproximadamente el 60 % a aproximadamente el 80 %, o una reducción de aproximadamente el 65 % a aproximadamente el 85 %) en la frecuencia alélica (AF, por sus siglas en inglés) de la desregulación de un gen RET en el ADNlc obtenido del paciente en el segundo punto temporal en comparación con la frecuencia alélica (AF) de la desregulación de un gen RET en el ADNlc obtenido del paciente en el primer punto temporal indica que el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, fue eficaz en el sujeto. En algunas realizaciones, la AF se reduce de tal manera que el nivel está por debajo del límite de detección del instrumento. Como alternativa, un aumento en la frecuencia alélica (AF) de la desregulación de un gen RET en el ADNlc obtenido del paciente en el segundo punto temporal en comparación con la frecuencia alélica (AF) de la desregulación de un gen RET en el ADNlc obtenido del paciente en el primer punto temporal indica que el compuesto de Fórmula I, o una sal o solvato farmacéuticamente
aceptable del mismo, no fue eficaz en el sujeto (por ejemplo, el sujeto ha desarrollado una mutación de resistencia al compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo). Algunas realizaciones de estos métodos pueden incluir además administrar dosis adicionales de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, a un paciente en el que un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, se determinó como eficaz. Algunas realizaciones de estos métodos pueden incluir además administrar un tratamiento diferente (por ejemplo, un tratamiento que no incluye la administración de la Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de la misma, como monoterapia) a un paciente en el que un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, se determinó como no eficaz.
En algunos ejemplos de estos métodos, la diferencia temporal entre el primer y el segundo puntos temporales puede ser de aproximadamente 1 día a aproximadamente 1 año, de aproximadamente 1 día a aproximadamente 11 meses, de aproximadamente 1 día a aproximadamente 10 meses, de aproximadamente 1 día a aproximadamente 9 meses, de aproximadamente 1 día a aproximadamente 8 meses, de aproximadamente 1 día a aproximadamente 7 meses, de aproximadamente 1 día a aproximadamente 6 meses, de aproximadamente 1 día a aproximadamente 5 meses, de aproximadamente 1 día a aproximadamente 4 meses, de aproximadamente 1 día a aproximadamente 3 meses, de aproximadamente 1 día a aproximadamente 10 semanas, de aproximadamente 1 día a aproximadamente 2 meses, de aproximadamente 1 día a aproximadamente 6 semanas, de aproximadamente 1 día a aproximadamente 1 mes, de aproximadamente 1 día a aproximadamente 25 días, de aproximadamente 1 día a aproximadamente 20 días, de aproximadamente 1 día a aproximadamente 15 días, de aproximadamente 1 día a aproximadamente 10 días, de aproximadamente 1 día a aproximadamente 5 días, de aproximadamente 2 días a aproximadamente 1 año, de aproximadamente 5 días a aproximadamente 1 año, de aproximadamente 10 días a aproximadamente 1 año, de aproximadamente 15 días a aproximadamente 1 año, de aproximadamente 20 días a aproximadamente 1 año, de aproximadamente 25 días a aproximadamente 1 año, de aproximadamente 1 mes a aproximadamente 1 año, de aproximadamente 6 semanas a aproximadamente 1 año, de aproximadamente 2 meses a aproximadamente 1 año, de aproximadamente 3 meses a aproximadamente 1 año, de aproximadamente 4 meses a aproximadamente 1 año, de aproximadamente 5 meses a aproximadamente 1 año, de aproximadamente 6 meses a aproximadamente 1 año, de aproximadamente 7 meses a aproximadamente 1 año, de aproximadamente 8 meses a aproximadamente 1 año, de aproximadamente 9 meses a aproximadamente 1 año, de aproximadamente 10 meses a aproximadamente 1 año, de aproximadamente 11 meses a aproximadamente 1 año, de aproximadamente 1 día a aproximadamente 7 días, de aproximadamente 1 día a aproximadamente 14 días, de aproximadamente 5 días a aproximadamente 10 días, de aproximadamente 5 día a aproximadamente 20 días, de aproximadamente 10 días a aproximadamente 20 días, de aproximadamente 15 días a aproximadamente 1 mes, de aproximadamente 15 días a aproximadamente 2 meses, de aproximadamente 1 semana a aproximadamente 1 mes, de aproximadamente 2 semanas a aproximadamente 1 mes, de aproximadamente 1 mes a aproximadamente 3 meses, de aproximadamente 3 meses a aproximadamente 6 meses, de aproximadamente 4 meses a aproximadamente 6 meses, de aproximadamente 5 meses a aproximadamente 8 meses, o de aproximadamente 7 meses a aproximadamente 9 meses. En algunas realizaciones de estos métodos, se puede identificar previamente que el paciente tiene un cáncer que tiene un gen RET desregulado (por ejemplo, cualquiera de los ejemplos de un gen RET desregulado descrito en el presente documento). En algunas realizaciones de estos métodos, un paciente puede haber sido previamente diagnosticado con cualquiera de los tipos de cáncer descritos en el presente documento. En algunas realizaciones de estos métodos, el paciente puede tener una o más metástasis (por ejemplo, una o más metástasis cerebrales).
En alguna de las realizaciones anteriores, el ADNlc comprende ADNtc, tal como ADNtc asociado a RET. Por ejemplo, el ADNlc es ADNtc, tal como ADNtc asociado a RET. En algunas realizaciones, se determina que al menos una parte del ADNlc es ADNtc asociado a RET, por ejemplo, se determina que una cantidad secuenciada y/o cuantificada del ADNlc total tiene una fusión RET y/o una mutación de resistencia a RET.
En el campo de la oncología médica, es práctica normal usar una combinación de diferentes formas de tratamiento para tratar a cada paciente con cáncer. En oncología médica, el otro u otros componentes de tal tratamiento conjunto, además de las composiciones proporcionadas en el presente documento, pueden ser, por ejemplo, cirugía, radioterapia y agentes quimioterapéuticos, tales como otros inhibidores de cinasa, inhibidores de la transducción de señal y/o anticuerpos monoclonales. Por ejemplo, una cirugía puede ser cirugía abierta o cirugía mínimamente invasiva. Los compuestos de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable de los mismos, por lo tanto, también pueden ser útiles como adyuvantes para el tratamiento del cáncer, es decir, se pueden usar en combinación con uno o más terapias o agentes terapéuticos adicionales, por ejemplo, un agente quimioterapéutico que funciona mediante el mismo mecanismo de acción o por uno diferente. En algunas realizaciones, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, puede usarse antes de la administración de un agente terapéutico adicional o una terapia adicional. Por ejemplo, a un paciente que lo necesite se le puede administrar una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, durante un período de tiempo y a continuación someterse a una resección, al menos parcial, del tumor. En algunas realizaciones, el tratamiento con una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, reduce el tamaño del tumor (por ejemplo, la carga tumoral) antes de la resección, al menos parcial, del
tumor. En algunas realizaciones, a un paciente que lo necesite se le puede administrar una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, durante un período de tiempo y en una o más rondas de radioterapia. En algunas realizaciones, el tratamiento con una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, reduce el tamaño del tumor (por ejemplo, la carga tumoral) antes de la una o más rondas de radioterapia.
En algunas realizaciones, un paciente tiene un cáncer (por ejemplo, un tumor metastásico o localmente avanzado) que es refractario o intolerante a la terapia estándar (por ejemplo, administración de un agente quimioterapéutico, tal como un primer inhibidor de RET o un inhibidor multicinasa, inmunoterapia o radiación (por ejemplo, yodo radiactivo)). En algunas realizaciones, un paciente tiene un cáncer (por ejemplo, un tumor metastásico o localmente avanzado) que es refractario o intolerante a la terapia previa (por ejemplo, administración de un agente quimioterapéutico, tal como un primer inhibidor de RET o un inhibidor multicinasa, inmunoterapia o radiación (por ejemplo, yodo radiactivo)). En algunas realizaciones, un paciente tiene un cáncer (por ejemplo, un tumor metastásico o localmente avanzado) que no tiene una terapia estándar. En algunas realizaciones, un paciente no ha recibido tratamiento previo con inhibidores de cinasa RET. Por ejemplo, el paciente no ha recibido tratamiento con un inhibidor selectivo de cinasa RET. En algunas realizaciones, un paciente no ha recibido tratamiento con un inhibidor de cinasa RET.
En algunas realizaciones, un paciente se ha sometido a una terapia previa. En algunas realizaciones, un paciente que tiene NSCLC (por ejemplo, un NSCLS con fusión en RET positiva) ha recibido tratamiento con quimioterapia a base de platino, inmunoterapia con PD-1/PDL1, o ambos antes del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, un paciente que tiene un cáncer de tiroides (por ejemplo, un cáncer de tiroides con fusión en RET positiva) ha recibido tratamiento con uno o más de sorafenib, lenvatinib y yodo radiactivo antes del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, un paciente que tiene un cáncer colorrectal (por ejemplo, un cáncer colorrectal con fusión en RET positiva) ha recibido tratamiento con quimioterapia a base de fluoropirimidina, con o sin terapia dirigida a anti VEGF o terapia dirigida a anti EGFR, antes del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, un paciente que tiene un cáncer de páncreas (por ejemplo, un cáncer de páncreas con fusión en RET positiva) ha recibido tratamiento con uno o más de una quimioterapia a base de fluoropirimidina, una quimioterapia a base de gemcitabina y una quimioterapia S-1 antes del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, un paciente que tiene cáncer de mama (por ejemplo, un cáncer de mama con fusión en RET positiva) ha recibido tratamiento con uno o más de antraciclina, taxano, terapia dirigida a HER2 y terapia hormonal antes del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, un paciente que tiene un MTC (por ejemplo, un cáncer de MTC con fusión en RET positiva) ha recibido tratamiento con uno o más de caboxantinib y vandetanib antes del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
En algunas realizaciones de cualquiera de los métodos descritos en el presente documento, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con una cantidad terapéuticamente eficaz de al menos un agente terapéutico adicional seleccionado de una o más terapias o agentes terapéuticos adicionales (por ejemplo, agentes quimioterapéuticos).
Ejemplos no limitantes de agentes terapéuticos adicionales incluyen: otros agentes terapéuticos dirigidos a RET (es decir, un primer o segundo inhibidor de cinasa RET), otros inhibidores de cinasa (por ejemplo, agentes terapéuticos dirigidos a receptores de tirosina cinasa (por ejemplo, inhibidores de Trk o inhibidores de EGFR)), inhibidores de vías de transducción de señales, inhibidores del punto de control, moduladores de la vía de la apoptosis (por ejemplo obataclax); agentes quimioterapéuticos citotóxicos, terapias dirigidas a la angiogénesis, agentes inmunodirigidos, incluyendo inmunoterapia y radioterapia.
En algunas realizaciones, el otro agente terapéutico dirigido a RET es un inhibidor multicinasa que exhibe actividad de inhibición de RET. En algunas realizaciones, el otro inhibidor terapéutico dirigido a RET es selectivo para una cinasa RET. Los inhibidores de cinasa RET de ejemplo pueden exhibir una actividad de inhibición (CI50) frente a una cinasa RET de menos de aproximadamente 1000 nM, menos de aproximadamente 500 nM, menos de aproximadamente 200 nM, menos de aproximadamente 100 nM, menos de aproximadamente 50 nM, menos de aproximadamente 25 nM, menos de aproximadamente 10 nM, o menos de aproximadamente 1 nM según lo medido en un ensayo como se describe en el presente documento. En algunas realizaciones, un inhibidor de cinasa RET puede exhibir una actividad de inhibición (CI50) frente a una cinasa RET de menos de aproximadamente 25 nM, menos de aproximadamente 10 nM, menos de aproximadamente 5 nM, o menos de aproximadamente 1 nM según lo medido en un ensayo como se proporciona en el presente documento.
Ejemplos no limitantes de agentes terapéuticos dirigidos a RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) incluyen alectinib (9-Etil-6,6-dimetil-8-[4-(morfolin-4-il)piperidin-1-il]-11-oxo-6,11-dihidro-5Hbenzo[b]carbazol-3-carbonitrilo); amuvatinib (MP470, HPK56) (N-(1,3-benzodioxol-5-ilmetil)-4-([1]benzofuro[3,2-d]pirimidin-4-il)piperazin-1-carbotioamida); apatinib (YN968D1) (metanosulfonato de N-[4-(1-cianociclopentil) fenil-2-(4-picolil)amino-3-nicotinamida); cabozantinib (Cometriq XL-184) (N-(4-((6,7-Dimetoxiquinolin-4-il)oxi)fenil)-N'-(4-fluorofenil)cidopropano-1,1-dicarboxamida); dovitinib (TKI258; Gf Ki-258; CHIR-258) ((3Z)-4-amino-5-fluoro-3-[5-(4-metilpiperazin-1-il)-1,3-dihidrobenzoimidazol-2-ilideno]quinolin-2-ona); famitinib (5-[2-(dietilamino)etil]-2-[(Z)-(5-fluoro-2- oxo-1H-indol-3-ilideno)metil]-3-metil-6,7-dihidro-1H-pirrolo[3,2-c]piridin-4-ona); fedratinib (SAR302503, TG101348) (N-(2-Metil-2-propanil)-3-{[5-metil-2-({4-[2-(1-pirrolidinil)etoxi]fenil}amino)-4-pirimidinil]amino}bencenosulfonamida); foretinib (XL880, EXEL-2880, GSK1363089, GSK089) (Nr-[3-fluoro-4-[[6-metoxi-7-(3-morfolinopropoxi)-4-quinolil]oxi]fenil]-N1-(4-fluorofenil)cidopropano-1,1-dicarboxamida); fostamantinib (R788) (2H-Pirido[3,2-b]-1,4-oxazin-3(4H)-ona, 6-[[5-fluoro-2-[(3,4,5-trimetoxifenil)amino]-4-pirimidinil]amino]-2,2-dimetil-4-[(fosfonooxi)metil]-, sal sódica (1:2)); ilorasertib (a Bt -348) (1-(4-(4-amino-7-(1-(2-hidroxietil)-1H-pirazol-4-il)tieno[3,2-c]piridin-3-il)fenil)-3-(3-fluorofenil)urea); lenvatinib (E7080, Lenvima) (4-[3-cloro-4-( cidopropilaminocarbonil)aminofenoxi]-7-metoxi-6-quinolinacarboxamida); motesanib (Am G 706) (N-(3,3-Dimetil-2,3-dihidro-1H-indol-6-il)-2-[(piridin-4-ilmetil)amino]piridin-3-carboxamida); nintedanib (3-Z-[1-(4-(N-((4-metil-piperazin-1-il)-metilcarbonil)-N-metil-amino)-anilino)-1-fenil-metileno]-6-methyoxicarbonil-2-indolinona); ponatinib (AP24534) (3-(2-Imidazo[1,2-b]piridazin-3-iletinil)-4-metil-N-[4-[(4-metilpiperazin-1-il)metil]-3-(trifluorometil)fenil]benzamida); PP242 (a TORKinib) (2-[4-Amino-1-(1-metiletil)-1H-pirazolo[3,4-d]pirimidin-3-il]-1H-indol-5-ol); quizartinib (1-(5-(ferc-Butil)isoxazol-3-il)-3-(4-(7-(2-morfolinoetoxi)benzo[d]imidazo[2,1-b]tiazol-2-il)fenil)urea); regorfenib (BAY 73-4506, stivarga) (hidrato de 4-[4-({[4-cloro-3-(trifluorometil)fenil]carbamoil}amino)-3-fluorofenoxi]-N-metilpiridin-2-carboxamida); RXDX-105 (CEP-32496, agerafenib) (1-(3-((6,7-dimetoxiquinazolin-4-il)oxi)fenil)-3-(5-(1,1,1-trifluoro-2-metilpropan-2-il)isoxazol-3-il)urea); semaxanib (SU5416) ((3Z)-3-[(3,5-dimetil-1H-pirrol-2-il)metilideno]-1,3-dihidro-2H-indol-2-ona); sitravatinib (MGCD516, MG516) (N-(3-Fluoro-4-{[2-(5-{[(2-metoxietil)amino]metil}-2-piridinil)tieno[3,2-b]piridin-7-il]oxi}fenil)-N-(4-fluorofenil)-1,1-ciclopropanodicarboxamida); sorafenib (Ba Y 43-9006) (4-[4-[[[[4-cloro-3-(trifluorometil)fenil]amino]carbonil]amino]fenoxi]-N-metil-2-piridinacarboxamida); vandetanib (N-(4-bromo-2-fluorofenil)-6-metoxi-7-[(1-metilpiperidin-4-il)metoxi]quinazolin-4-amina); vatalanib (PTK787, PTK/ZK, Zk222584) (N-(4-clorofenil)-4-(piridin-4-ilmetil)ftalazin-1-amina); AD-57 (N-[4-[4-amino-1-(1-metiletil)-1H-pirazolo[3,4-d]pinmidin-3-il]fenil]-N-[3-(trifluorometil)fenil]-urea); AD-80 (1-[4-(4-amino-1-propan-2-ilpirazolo[3,4-d]pirimidin-3-il)fenil]-3-[2-fluoro-5-(trifluorometil)fenil]urea); AD-81 (1-(4-(4-amino-1-isopropiMH-pirazolo[3,4-d]pinmidin-3-il)fenil)-3-(4-doro-3-(trifluorometil)fenil)urea); ALW-II-41-27 (N-(5-((4-((4-etilpiperazin-1-il)metil)-3-(trifluorometil)fenil)carbamoil)-2-metilfenil)-5-(tiofen-2-il)nicotinamida); BPR1K871 (1-(3-dorofenil)-3-(5-(2-((7-(3-(dimetilamino)propoxi)quinazolin-4-il)amino)etil)tiazol-2-il)urea); CLM3 (1-fenetil-N-(1-feniletil)-1H-pirazolo[3,4-d]pirimidin-4-amina); EBI-907 (N-(2-cloro-3- (1-ciclopropil-8-metoxi-3H-pirazolo[3,4-c]isoquinolin-7-il)-4-fluorofenil)-3-fluoropropano-1-sulfonamida); NVP-AST-487 (N-[4-[(4-etil-1-piperazinil)metil]-3-(trifluorometil)fenil]-N'-[4-[[6-(metilamino)-4-pirimidinil]oxi]fenil]-urea); NVP-BBT594 (BBT594) (5-((6-acetamidopirimidin-4-il)oxi)-N-(4-((4-metilpiperazin-1-il)metil)-3-(trifluorometil)fenil)indolina-1-carboxamida); PD173955 (6-(2,6-diclorofenil)-8-metil-2-(3-metilsulfanilanilino)pirido[2,3-d]pirimidin-7-ona); PP2 (4-amino-5-(4-clorofenil)-7-(dimetiletil)pirazolo[3,4-d]pirimidina); PZ-1 (N-(5-(ferc-butil)isoxazol-3-il)-2-(4-(5-(1-metil-1H-pirazol-4-il)-1Hbenzo[d]imidazol-1-il)fenil)acetamida); RPI-1 (1,3-dihidro-5,6-dimetoxi-3-[(4-hidroxifenil)metileno]-H-indol-2-ona; (3E)-3-[(4-hidroxifenil)metilideno]-5,6-dimetoxi-1H-indol-2-ona); SGI-7079 (3-[2-[[3-fluoro-4-(4-metil-1-piperazinil)fenil]amino]-5-metil-7H-pirrolo[2,3-d]pirimidin-4-il]-bencenoacetonitrilo); SPP86 (1-Isopropil-3-(feniletinil)-1H-pirazolo[3,4-d]pirimidin-4-amina); SU4984 (4-[4-[(E)-(2-oxo-1H-indol-3-ilideno)metil]fenil]piperazin-1-carbaldehído); sunitinb (SU11248) (N-(2-Dietilaminoetil)-5-[(Z)-(5-fluoro-2-oxo-1H-indol-3-ilideno)metil]-2,4-dimetiMH-pirrol-3-carboxamida); TG101209 (N-ferc-butil-3-(5-metil-2-(4-(4-metilpiperazin-1-il)fenilamino)pinmidin-4-ilamino)bencenosulfonamida); Withaferin A ((4p,5p,6p,22R)-4,27-Dihidroxi-5,6:22,26-diepoxiergosta-2,24-dieno-1,26-diona); XL-999 ((Z)-5-((1-etilpiperidin-4-il)amino)-3-((3-fluorofenil)(5-metil-1H-imidazol-2-il)metileno)indolin-2-ona); BPR1J373 (un derivado de 5-feniltiazol-2-ilamina-piriminida); CG-806 (CG'806); DCC-2157; GTX-186; HG-6-63-01 ((E)-3-(2-(4-cloro-1H-pirrolo[2,3-b]piridin-5-il)vinil)-N-(4-((4-etilpiperazin-1-il)metil)-3-(trifluorometil)fenil)-4-metilbenzamida); SW-01 (Clorhidrato de ciclobenzaprina); XMD15-44 (N-(4-((4-etilpiperazin-1-il)metil)-3-(trifluorometil)fenil)-4-metil-3-(piridin-3-iletinil)benzamida (generada a partir de la estructura)); Y078-DM1 (un conjugado de anticuerpo y fármaco compuesto por un anticuerpo RET (Y078) unido a un derivado del agente citotóxico maitansina); Y078-DM4 (un conjugado de anticuerpo y fármaco compuesto por un anticuerpo RET (Y078) unido a un derivado del agente citotóxico maitansina); ITRI-305 (DON5TB, DIB003599); BLU-667 (((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida); BLU6864; DS-5010; GSK3179106; GSK3352589; y NMS-E668.
Otros ejemplos de tratamientos dirigidos a RET (por ejemplo, un primer inhibidor de cinasa RET o un segundo inhibidor de cinasa RET) incluyen 5-amino-3-(5-ciclopropilisoxazol-3-il)-1-isopropil-1H-pirazol-4-carboxamida; 3-(5-ciclopropilisoxazol-3-il)-1-isopropil-1H-pirazolo[3,4-d]pirimidin-4-amina; 3-((6,7-Dimetoxiquinazolin-4-il)amino)-4-fluoro-2-metilfenol; N-(5-(ferc-butil)isoxazol-3-il)-2-(4-(imidazo[1,2-a]pindin-6-il)fenil)acetamida; N-(5-(fercbutil)isoxazol-3-il)-2-(3-(imidazo[1,2-b]piridazin-6-iloxi)fenil)acetamida; N-(2-fluoro-5-trifluorometilfenil)-N'-[4'-[(2"-benzamido)piridin-4"-ytamino]fenil}urea; 2-amino-6-{[2-(4-clorofenil)-2-oxoetil]sulfanil}-4-(3-tienil)piridin-3,5-dicarbonitrilo; y 3-arilureidobencilideno-indolin-2-onas.
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la patente de Estados Unidos números 9.150.517 y 9.149.464, y la publicación Internacional N.° WO 2014075035. Por ejemplo, en algunas realizaciones, el otro inhibidor de RET es un compuesto de fórmula I:

donde Ri es alquilo C6-C24 o polietilenglicol; o una forma salina farmacéuticamente aceptable del mismo. En algunas realizaciones, el otro inhibidor de RET es éster dodecílico de ácido 4-{5-[bis-(cloroetil)amino]-1-metil-1H-bencimidazol-2-il}butírico.
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO 2016127074. Por ejemplo, en algunas realizaciones, el otro inhibidor de RET es un compuesto de fórmula (I) o una sal farmacéuticamente aceptable del mismo, en donde:
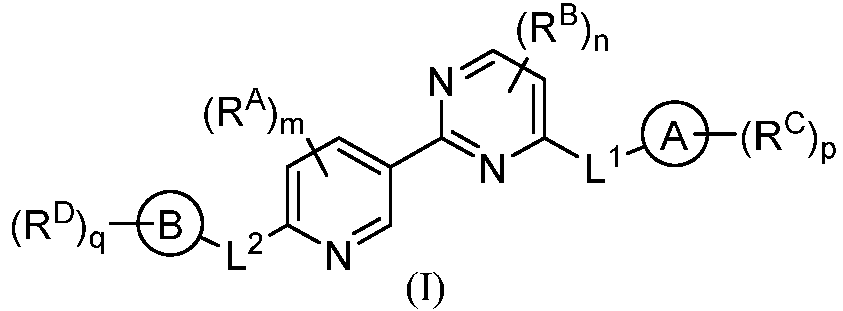
en donde los Anillos A y B se seleccionan cada uno independientemente entre arilo, heteroarilo, cicloalquilo y heterociclilo;
cada L1 y L2 se selecciona independientemente entre un enlace, -(alquilen C1-C6)-, -(alquenilen C2-C6)-, -(alquinilen C2-C6)-, -(haloalquilen C1-C6)-, -(heteroalquilen C1-C6)-, -C(O)-, -O-, -S-, -S(O), -S(O)2-, -N(R1)-, -O-(alquilen C1-C6)-, -(alquilen C1-C6)-O-, -N(R1)-C(O)-, -C(O)N(R1)-, -(alquilen C1-C6)-N(R1)-, -N(R1)-(alquilen C1-C6)-, -N(R1)-C(O)-(alquilen C1-C6)-, -(alquilen C1-C6)-N(R1)-C(O)-, -C(O)-N(R1)-(alquilen C1-C6)-, -(alquilen C1-C6)-C(O)-N(R1)-, -N(R1)-S(O)2-, -S(O)2-N(R1)-, -N(R1)-S(O)2-(alquilen C1-C6)- y -S(O)2-N(R1)-(alquilen C1-C6)-; en donde cada alquileno, alquenileno, alquinileno, haloalquileno y heteroalquileno está independientemente sustituido con 0-5 apariciones de R';
cada RA y RB se selecciona independientemente entre alquilo C1-C6, alcoxi C1-C6, halo, haloalquilo C1-C6, hidroxialquilo C1-C6, heteroalquilo C1-C6 y -N(R1)(R1); en donde cada alquilo, alcoxi, haloalquilo, hidroxialquilo y hidroxialquilo está independientemente sustituido con 0-5 apariciones de Ra;
cada RC y RD se selecciona independientemente entre alquilo C1-C6, alquenilo C2-C6, alquinilo C2-C6, alcoxi C1-C6, halo, heteroalquilo C1-C6, haloalquilo C1-C6, haloalcoxi C1-C6, hidroxialquilo C1-C6, cicloalquilo, arilo, heteroarilo, ariloxi, aralquilo, heterociclilo, heterociclilalquilo, nitro, ciano, -C(O)R1, -OC(O)R1, -C(O)OR1, -(alquilen C1-C6)-C(O)R1, -SR1, -S(O)2R1, -S(O)2-N(R1)(R1), -(alquilen C1-C6)-S(O)2R1, -(alquilen C1-C6)-S(O)2-N(R1)(R1), -N(R1)(R1) -C(O)-N(R1)(R1)-N(R1)-C(O)R1, -N(R1)-C(O)OR1, -(alquilen C1-C6)-N(R1)-C(O)R1, -N(R1)S(O)2R1 y -P(O)(R1)(R1); en donde cada uno de alquilo, alquenilo, alquinilo, alcoxi, heteroalquilo, haloalquilo, haloalcoxi, hidroxialquilo, cicloalquilo, arilo, heteroarilo, ariloxi, aralquilo, heterociclilo y heterociclilalquilo está independientemente sustituido con 0-5 apariciones de Ra; o 2 RC o 2 R° junto con el átomo o átomos de carbono a los que están unidos forman un anillo cicloalquilo o heterociclilo sustituido independientemente con 0-5 apariciones de Ra;
cada R1 se selecciona independientemente entre hidrógeno, hidroxilo, halo, tiol, alquilo C1-C6, tioalquilo C1-C6, alcoxi C1-C6, haloalquilo C1-C6, hidroxialquilo C1-C6, heteroalquilo C1-C6, cicloalquilo, cicloalquilalquilo, heteroarilalquilo, heterociclilo y heterociclilalquilo, en donde cada uno de alquilo, tioalquilo, alcoxi, haloalquilo, hidroxialquilo, heteroalquilo, cicloalquilo, cicloalquilalquilo, heteroarilalquilo, heterociclilo y heterociclilalquilo está independientemente sustituido con 0-5 apariciones de Rb o 2 R1 junto con el átomo o átomos a los que están unidos forman un anillo cicloalquilo o heterociclilo independientemente sustituido con 0-5 apariciones de Rb;
cada Ra y Rb es independientemente alquilo C1-C6, halo, hidroxilo, haloalquilo C1-C6, heteroalquilo C1-C6, hidroxialquilo C1-C6, alcoxi C1-C6, cicloalquilo, heterociclilo o ciano, en donde cada uno de alquilo, haloalquilo, heteroalquilo, hidroxialquilo, alcoxi, cicloalquilo y heterociclilo está independientemente sustituido con 0-5 apariciones de R';
cada R' es alquilo C1-C6, heteroalquilo C1-C6, halo, hidroxilo, haloalquilo C1-C6, hidroxialquilo C1-C6, cicloalquilo o ciano; o 2 R', junto con el átomo o los átomos a los que están unidos, forman un anillo cicloalquilo o heterociclilo;
m es 0, 1, 2 o 3;
n es 0, 1 o 2; y
p y q son cada uno independientemente 0, 1, 2, 3 o 4. Por ejemplo, un inhibidor de RET puede seleccionarse entre el grupo que consiste en:


o una sal farmacéuticamente aceptable del mismo.
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO 2016075224. Por ejemplo, en algunas realizaciones, el otro inhibidor de RET es un compuesto de Fórmula (II) o una sal farmacéuticamente aceptable del mismo, en donde:

R1 y R2 son independientemente hidrógeno o un grupo opcionalmente sustituido seleccionado entre alquilo (C1-C6) lineal o ramificado, cicloalquilo (C3-C6) y COR', en donde R' es un grupo opcionalmente sustituido seleccionado entre alquilo (C1-C6) lineal o ramificado y cicloalquilo (C3-C6);
R3 es hidrógeno o un grupo opcionalmente sustituido seleccionado entre alquilo (C1-C6) lineal o ramificado, alquenilo (C2-C6), alquinilo (C2-C6), cicloalquilo (C3-C6), arilo, heteroarilo y un anillo heterociclilo de 3 a 7 miembros; R4 es hidrógeno o un grupo opcionalmente sustituido seleccionado entre alquilo (C1-C6) lineal o ramificado, alquenilo (C2-C6), arilo, heteroarilo o heterociclilo;
A es un anillo heteroarilo de 5 o 6 miembros o un anillo fenilo;
B es un anillo 5 o 6 miembros seleccionado entre heteroarilo, cicloalquilo (C5-C6) y anillo heterociclilo o un anillo fenilo;
en donde A y el anillo B se condensan para formar un sistema bicíclico que comprende un anillo aromático de 6 miembros o heteroaromático de 5 a 6 miembros condensado con un anillo aromático de 6 miembros o heteroaromático de 5 a 6 miembros, anillo cicloalquilo (C5-C6) o heterociclilo;
Y es carbono o nitrógeno;
X es hidrógeno, halógeno, hidroxilo, ciano o un grupo opcionalmente sustituido seleccionado entre alquilo (C1-C6) lineal o ramificado y alcoxilo (C1-C6); y
R5 y R6 son independientemente hidrógeno o un grupo opcionalmente sustituido seleccionado entre alquilo (C1-C6) lineal o ramificado, cicloalquilo (C3-C6), heterociclilo, arilo y heteroarilo.
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO 2015079251. Por ejemplo, en algunas realizaciones, el otro inhibidor de RET es un compuesto de Fórmula (III) o una sal o solvato farmacéuticamente aceptable del mismo, en donde:

X es NH, NRx, O o S, en donde Rx es alquilo (C1-3);
R1 se selecciona entre halo (por ejemplo, flúor, cloro o bromo), trifluorometilo, alquilo (C1-4) (por ejemplo, metilo), alcoxi (C1-4) o cicloalquilo (C3-6), en donde un grupo alquilo, alcoxi o cicloalquilo está opcionalmente sustituido con uno o más flúor;
R2 se selecciona entre hidrógeno, halo (por ejemplo, flúor, cloro o bromo), hidroxilo, ciano, trifluorometilo, trifluorometoxi, alquilo (C1-6) (por ejemplo, metilo), cicloalquilo (C3-8) o alcoxi (C1-4) (por ejemplo, OMe), en donde un grupo alquilo, cicloalquilo o alcoxi está opcionalmente sustituido con uno o más flúor;
R3 se selecciona entre hidrógeno, halo (por ejemplo, flúor, cloro o bromo), hidroxilo, ciano, trifluorometilo,
trifluorometoxi, alquilo (C1-6) (por ejemplo, metilo), cicloalquilo (C3-8) o alcoxi (C1-4) (por ejemplo, OMe), en donde un grupo alquilo, cicloalquilo o alcoxi está opcionalmente sustituido con uno o más flúor;
R4 se selecciona entre hidrógeno, halo (por ejemplo, flúor, cloro o bromo), hidroxilo, ciano, trifluorometilo, trifluorometoxi, alquilo (C1-6) (por ejemplo, metilo), cicloalquilo (C3-8) o alcoxi (C1-4) (por ejemplo, OMe), en donde un grupo alquilo, cicloalquilo o alcoxi está opcionalmente sustituido con uno o más flúor;
R5 se selecciona entre hidrógeno o un grupo definido por la fórmula:
-O-L5-X5-Q5;
en donde
L5 está ausente o un alquileno (C1-4) lineal o ramificado;
X5 está ausente o -C(O)O-, -O-, -C(O)-, -OC(O)-, -CH(QR5l)-, -N(Rj)-, -N(R5l)-C(O)-, -N(R5l)-C(O)O-, -C(O)-N(R5l)-, -S-, -SO-, -SO2-, -S(O)2N(R5l)- o -N(R5l)s O2- en donde R5L se selecciona entre hidrógeno o metilo; y Q5 es alquilo (C1-6), alquenilo (C2-6), alquinilo (C2-6 ), cicloalquilo (C3-8), cicloalquil (C3-8)-alquilo (C1-4), arilo, aril-alquilo (C1-4), heteroarilo, heteroaril-alquilo (C1-4), heterociclilo o heterociclil-alquilo (C1-4);
R6 se selecciona entre hidrógeno o un grupo definido por la fórmula:
-O-L6-X6-Q6
en donde
L6 está ausente o un alquileno (C1-4) lineal o ramificado;
X6 está ausente o se selecciona entre -O-, -C(O)-, -C(O)O-, -OC(O)-, -CH(OR6l)-, -N(R6l), -N(R6l)-C(O)-, -N(R6l)-C(O)O-, -C(O)-N(R6l)-, -S-, -SO-, -SO2-, -s (o )2N(R6l)- o -N(R6l)SO2- en donde R6l se selecciona entre hidrógeno o alquilo (C1-3);
Q6 es hidrógeno, alquilo (C1-8), alquenilo (C2-8), alquinilo (C2-8), cicloalquilo (C3-8), cicloalquil (C3-8)-alquilo (C1-6), arilo, aril-alquilo (C1-6), heteroarilo, heteroaril-alquilo (C1-6), heterociclilo, heterociclil-alquilo (C1-6), o Q6 y Rl6 están enlazados de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico;
en donde R6 está opcionalmente sustituido (por ejemplo, sustituido en L6 y/o Q6) con uno o
más alquilo (C1-6), alcanoílo (C1-6), OR6x, Sr 6x, S(O)R6x, S(O)2R6x, C(O)OR6x o C(O)NR6xR'6x, en donde R6x y R'6x son independientemente hidrógeno, alquilo (C1-8), o
R6x y R'6x están enlazados de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico; y
R7 se selecciona entre hidrógeno, alcoxi (C1-6) o un grupo definido por la fórmula:
-O-L7-X7-Q7-
en donde
L7 está ausente o un alquileno (C1-4) lineal o ramificado;
X7 está ausente o se selecciona entre -O-, -C(O)-, -C(O)O-, -OC(O)-, -CH(OR6l)-, -N(R7l)-, -N(R7l)-C(O)-, -N(R7l)-C(O)O-, -C(O)-N(R7l)-, -S-, -SO-, -SO2-, -S(O)2N(R7l)- o -N(R7l)SO2- en donde R7L se selecciona entre hidrógeno o alquilo (C1-3);
Q7 es hidrógeno, alquilo (C1-8), alquenilo (C2-8), alquinilo (C2-8), cicloalquilo (C3-8), cicloalquil (C3-8)-alquilo (C1-6), arilo, aril-alquilo (C1-6), heteroarilo, heteroaril-alquilo (C1-6), heterociclilo, heterociclil-alquilo (C1-6), o Q7 y R7L están enlazados de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico;
en donde R7 está opcionalmente sustituido (por ejemplo, sustituido en L7 y/o Q7) con uno o
más halo, hidroxilo, nitro, ciano, alquilo (C1-8), alcanoílo (C1-8), OR7X, SR7X, S(O)R7x, S(O)2R7x, C(O)OR7x o C(O)NR7xR'7x, en donde R7X y RVx son independientemente hidrógeno, alquilo (C1-8), o R7X y RVx están enlazados de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico; o
R7 está opcionalmente sustituido con uno o más grupos seleccionados entre oxo, haloalquilo (C1-4), hidroxialquilo (C1-4), C(O)R7x o NR7yR'7y, en donde R7y y RVy son independientemente hidrógeno o alquilo (C1-8).
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO2017178845. Por ejemplo, en algunas realizaciones, el otro inhibidor de RET es un compuesto de Fórmula (IV) o una sal farmacéuticamente aceptable del mismo, en donde:

representa el punto de unión;
Ri se selecciona entre hidrógeno, haloalquilo (C1-4), haloalcoxi (C1-4) o un grupo de la fórmula: -L-Y-Q
en donde:
L está ausente o alquileno (C1-5) opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-2) u oxo;
Y está ausente u O, S, SO, SO2, N(Ra), C(O), C(O)O, OC(O), C(O)N(Ra), N(Ra)C(O), N(Ra)C(O)N(Rb), N(Ra)C(O)O, OC(O)N(Ra), S(O)2N(Ra) o N(Ra)SO2, en donde Ra y Rb cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-4); y
Q es hidrógeno, alquilo (C1-6), alquenilo (C2-6), alquinilo (C2-6), arilo, cicloalquilo (3-10C), cicloalquenilo (3-10C), heteroarilo o heterociclilo; en donde Q está opcionalmente sustituido con uno o más grupos sustituyentes seleccionados independientemente entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), amino, aminoalquilo (C1-4), ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, mercapto, ureido, NRcRd, ORc, C(O)Rc, C(O)ORc, OC(O)Rc, C(O)N(Rd)Re, N(Rd)C(O)Re, S(O)pRc (en donde p es 0, 1 o 2), SO2N(Rd)Rc, N(Rd)SO2Rc, Si(Re)(Rd)Re o (CH2)qNRcRd (en donde q es 1, 2 o 3); en donde Rc, Rd y Re cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-6 )o cicloalquilo (C3-6); o Rc y Rd están enlazados de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico de 4-7 miembros que está opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano o hidroxi; o Q está opcionalmente sustituido con un grupo de la fórmula:
-L1-LQ1-W1
en donde:
L1 está ausente o alquileno (C1-3) opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-2) u oxo;
Lq1 está ausente o se selecciona entre O, S, SO, SO2, N(Rf), C(O), C(O)O, OC(O), C(O)N(Rf), N(Rf)C(O), N(Rf)C(O)N(Rg), N(Rf)C(O)O, OC(O)N(Rf), S(O)2N(Rf) o N(Rf)SO2, en donde Rf y Rg cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-2); y
Wi es hidrógeno, alquilo (C1-6), arilo, arilalquilo (C1-2), cicloalquilo (C3-8), cicloalquenilo (C3-8), heteroarilo o heterociclilo; en donde Wi está opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, mercapto, ureido, arilo, heteroarilo, heterociclilo, cicloalquilo (C3-6 ), NRhRi, ORh, C(O)Rh, C(O)ORh, OC(O)Rh, C(O)N(Ri)Rh, N(Ri)C(O)Rh, S(O)rRh (en donde r es 0, i o 2), SO2N(Ri)Rh, N(Ri)SO2Rh o (CH2)sNRiRh (en donde s es i, 2 o 3); en donde Rh y Ri cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-4)o cicloalquilo (C3-6);
Ria y Rib se seleccionan cada uno entre H, alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo o mercapto;
W se selecciona entre 0, S o NRw i, en donde Rwi se selecciona entre H o alquilo (C1-2);
Xi, X2, X3 y X4 se seleccionan independientemente entre CH, CR2 o N;
R2 se selecciona entre hidrógeno, halo, alquilo (C1-4), alcoxi (C1-4), haloalquilo (C1-4), haloalcoxi (C1-4), amino, ciano, nitro, arilo, heteroarilo, heterociclilo, cicloalquilo, alquinilo (C2-4), NRjRk, ORj, C(O)Rj, C(O)ORj, OC(O)Rj, C(O)N(Rk)Rj, N(Rk)C(O)Rj, N(Rk)C(O)N(Rj), S(O)riRk (en donde ri es 0, i o 2), SO2N(Rj)Rk, N(Rj)SO2Rk o (CH2)vNRjRk (en donde v es i, 2 o 3); en donde Rj y Rk cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-4); y en donde dicho alquilo (C1-4), arilo, heteroarilo, heterociclilo o cicloalquilo está opcionalmente sustituido con uno o más sustituyentes seleccionados entre halo, alquilo (C1-4), alcoxi (C1-4), haloalquilo (C1-4), haloalcoxi (C1-4), amino, ciano, nitro, fenilo, alquinilo (C2-4), NRjiRki, ORji, C(O)Rji, C(O)ORji, OC(O)Rji, C(O)N(Rki)Rji, N(Rki)C(O)Rji, S(O)r2Rh (en donde r2 es 0, i o 2), SO2N(Rji)Rki, N(Rji)SO2Rki o (CH2)viNRjiRki (en donde vi es i, 2 o 3); y en donde Rji y Rki cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-4); y
R3 se selecciona entre halo, alquilo (C1-4), alcoxi (C1-4), haloalquilo (C1-4), haloalcoxi (C1-4), amino, ciano, nitro, alquinilo (C2-4), NRlRm, ORi, C(O)Ri, C(O)ORi, C(O)Ri C(O)N(Rm)Rl, N(Rm)C(O)Rl, o (CH2)yNRlRm (en donde y es i, 2 o 3); en donde dicho alquilo (C1-4) está opcionalmente sustituido con uno o más sustituyentes seleccionados entre amino, hidroxi, alcoxi (C1-2) o halo; y en donde Ri y Rm cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-4).
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO2017178844. Por ejemplo, en algunas realizaciones, el otro inhibidor de RET es un compuesto de Fórmula (V) o una sal farmacéuticamente aceptable del mismo, en donde:

representa el punto de unión;
Ri se selecciona entre hidrógeno, haloalquilo (C1-4), haloalcoxi (C1-4) o un grupo de la fórmula:
-L-Y-Q
en donde:
L está ausente o alquileno (C1-5) opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-2) u oxo;
Y está ausente u O, S, SO, SO2, N(Ra), C(O), C(O)O, OC(O), C(O)N(Ra), N(Ra)C(O), N(Ra)C(O)N(Rb), N(Ra)C(O)O, OC(O)N(Ra), S(O)2N(Ra) o N(Ra)SO2, en donde Ra y Rb cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-4); y
Q es hidrógeno, alquilo (C1-6), alquenilo (C2-6), alquinilo (C2-6), arilo, cicloalquilo (3-10C), cicloalquenilo (3-10C), heteroarilo o heterociclilo; en donde Q está opcionalmente sustituido con uno o más grupos sustituyentes seleccionados independientemente entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), amino, aminoalquilo (C1-4), ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, mercapto, ureido, NRcRd, ORc, C(O)Rc, C(O)ORc, OC(O)Rc, C(O)N(Rd)Rc, N(Rd)C(O)Rc, S(O)yRc (en donde y es 0, 1 o 2), SO2N(Rd)Rc, N(Rd)SO2Rc, Si(Rd)(Rc)Re o (CH2 )zNRcRd (en donde z es 1, 2 o 3); en donde Rc, Rd y Re cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-6)o cicloalquilo (C3-6); o Rc y Rd pueden enlazarse de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico de 4-7 miembros que está opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano o hidroxilo; o Q está opcionalmente sustituido con un grupo de la fórmula:
-L1-LQ1-Z1
en donde:
L1 está ausente o alquileno (C1-3) opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-2) u oxo;
Lq1 está ausente o se selecciona entre O, S, SO, SO2, N(Rf), C(O), C(O)O, OC(O), C(O)N(Rf), N(Rf)C(O), N(Rg)C(O)N(Rf), N(Rf)C(O)O, OC(O)N(Rf), S(O)2N(Rf) o N(Rf)SO2, en donde Rf y Rg cada uno de se selecciona independientemente entre hidrógeno o alquilo (C1-2); y
Zi es hidrógeno, alquilo (C1-6), arilo, arilalquilo (C1-2), cicloalquilo (C3-8), cicloalquenilo (C3-8), heteroarilo o heterociclilo; en donde Zi está opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-4), halo, haloalquilo (Cl-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, mercapto, ureido, arilo, heteroarilo, heterociclilo, cicloalquilo (C3-6 ), NRhRi, ORh, C(O)Rh, C(O)ORh, OC(O)Rh, C(O)N(Ri)Rh, N(Ri)C(O)Rh, S(O)yaRh (en donde ya es 0, i o 2), SO2N(Ri)Rh, N(Ri)SO2Rh o (CH2)zaNRiRh (en donde za es i, 2 o 3); en donde Rh y Ri cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-4)o cicloalquilo (C3-6);
Ria y Rib se selecciona cada uno entre hidrógeno, alquilo (Cl-4), halo, haloalquilo (Cl-4), haloalcoxi (Cl-4), alcoxi (Cl-4), alquilamino (Cl-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo o mercapto;
W se selecciona entre O, S o NRj, en donde Rj se selecciona entre H o alquilo (C1-2);
Xi y X2 cada uno de se selecciona independientemente entre N o CRk;
en donde
Rk se selecciona entre hidrógeno, halo, alquilo (Cl-4), alcoxi (Cl-4), amino, alquilamino (Cl-4), dialquilamino (Cl-4), ciano, alquinilo (C2), C(O)Rki, C(O)ORki, OC(O)Rki, C(O)N(Rk2)Rki, N(Rk2)C(O)Rki, S(O)ybRki (en donde yb es 0, i o 2), SO2N(Rk2)Rki, N(Rk2)SO2Rki o (CH2)zbNRkiRk2 (en donde zb es i, 2 o 3); en donde dicho alquilo (C l-4) está opcionalmente sustituido con uno o más sustituyentes seleccionados entre amino, hidroxi, alcoxi (C1-2) o halo; y Rki y Rk2 cada uno de se selecciona independientemente entre hidrógeno o alquilo (Cl-4);
X3 se selecciona entre N o CRm;
en donde
Rm se selecciona entre hidrógeno, halo, alquilo (Cl-4), alcoxi (Cl-4), amino, alquilamino (Cl-4), dialquilamino (Cl-4), ciano, alquinilo (C2), C(O)Rmi, C(O)ORmi, OC(O)Rmi, C(O)N(Rm2)Rmi, N(Rm2)C(O)Rmi, S(o)ycRmi (en donde yc es 0, i o 2), SO2N(Rm2)Rmi, N(Rm2)SO2Rmi o (CH2)zcNRmi Rm2 (en donde zc es i, 2 o 3); en donde dicho alquilo (C l-4) está opcionalmente sustituido con uno o más sustituyentes seleccionados entre amino, hidroxi, alcoxi (C1-2) o halo; y
Rmi y Rm2 cada uno de se selecciona independientemente entre hidrógeno o alquilo (Cl-4);
Ro se selecciona entre halo, alquilo (Cl-4), alcoxi (Cl-4), amino, alquilamino (Cl-4), dialquilamino (Cl-4), ciano, alquinilo (C2), C(O)Roi, C(O)ORoi, OC(O)Roi, C(O)N(Ro2)Roi, N(R02)C(O)R0i, S(O)ydRoi (en donde yd es 0, i o 2 ), S(O)2N(Ro2)Roi, N(Ro2)SO2Roi o (CH2)zdNRoiRo2 (en donde zd es i, 2 o 3); en donde dicho alquilo (Cl-4) está opcionalmente sustituido con uno o más sustituyentes seleccionados entre amino, hidroxi, alcoxi (C1-2) o halo; y
Roi y Ro2 cada uno de se selecciona independientemente entre hidrógeno o alquilo (Cl-4);
R2 se selecciona entre hidrógeno, alquilo (C l-4) o un grupo de la fórmula:
-L2-Y2-Q2
en donde:
L2 está ausente o alquileno (C1-3) opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-2) u oxo;
Y2 está ausente o C(O), C(O)O, C(O)N(Rp), en donde Rp se selecciona entre hidrógeno o alquilo (C1-4); y Q2 es hidrógeno, alquilo (C1-6), arilo, cicloalquilo (C3-8), cicloalquenilo (C3-8), heteroarilo o heterociclilo; en donde Q2 está opcionalmente sustituido con uno o más grupos sustituyentes seleccionados independientemente entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, NRqRr, ORq, en donde Rq y Rr cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-4)o cicloalquilo (C3-6);
R3 se selecciona entre un grupo de la fórmula:
-Y3-Q3
en donde:
Y3 es C(O), C(O)N(Ry), C(O)N(Ry)O, N(Ry)(O)C, C(O)O, OC(O), N(Ry)C(O)N(Ry1), SO2N(Ry), N(Ry)SO2, oxazolilo, triazolilo, oxadiazolilo, tiazolilo, imidazolilo, tiadiazolilo, piridinilo, pirazolilo, pirrolilo o tetrazolilo, en donde Ry y Ry1 se seleccionan independientemente entre hidrógeno o alquilo (C1-2); y
Q3 es hidrógeno, alquilo (C1-6), arilo, arilalquilo (C1-2), cicloalquilo (C3-8), cicloalquenilo (C3-8), heteroarilo o heterociclilo; en donde Q3 está opcionalmente sustituido con uno o más grupos sustituyentes seleccionados independientemente entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, NRzRaa, ORz, en donde Rz y Raa cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-4)o cicloalquilo (C3-6); o Q3 está opcionalmente sustituido con un grupo de la fórmula:
-L4-LQ4-Z4
en donde:
L4 está ausente o alquileno (C1-3) opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-2) u oxo;
Lq4 está ausente o se selecciona entre O, S, SO, SO2, N(Rab), C(O), C(O)O, OC(O), C(O)N(Rab), N(Rab)C(O), N(Rac)C(O)N(Rab), N(Rab)C(O)O, OC(O)N(Rab), S(O)2N(Rab) o N(Rab)SO2, en donde Rab y Rac cada uno se selecciona independientemente entre hidrógeno o alquilo (C1-2); y
Z4 es hidrógeno, alquilo (C1-6), arilo, arilalquilo (C1-2), cicloalquilo (C3-8), cicloalquenilo (C3-8), heteroarilo o heterociclilo; en donde Z4 está opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano, hidroxi, carboxi, carbamoílo, sulfamoílo, mercapto, ureido, arilo, heteroarilo, heterociclilo, cicloalquilo (C3-6), NRadRae, ORad, C(O)Rad, C(O)ORad, OC(O)Rad, C(O)N(Rae)Rad, N(Rae)C(O)Rad, S(O)yeRad (en donde ye es 0, 1 o 2), SO2N(Rae)Rad, N(Rae)SO2Rad o (CH2)zeNRadRae (en donde ze es 1, 2 o 3); en donde Rad y Rae cada uno de se selecciona independientemente entre hidrógeno, alquilo (C1-4)o cicloalquilo (C3-6); o
Q3 y Ry están enlazados de manera que, junto con el átomo de nitrógeno al que están unidos, forman un anillo heterocíclico de 4-7 miembros que está opcionalmente sustituido con uno o más sustituyentes seleccionados entre alquilo (C1-4), halo, haloalquilo (C1-4), haloalcoxi (C1-4), alcoxi (C1-4), alquilamino (C1-4), amino, ciano o hidroxilo;
con la condición de que solo uno o dos de X1, X2 o X3 pueden ser N.
Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO 2017145050. Por ejemplo, en algunas realizaciones, la otra RET tiene la Fórmula (VI) o es una sal farmacéuticamente aceptable de la misma.

Los ejemplos adicionales de otros inhibidores de la cinasa RET incluyen los descritos en la Publicación Internacional n.° WO 2016038552. Por ejemplo, en algunas realizaciones, la otra RET tiene la Fórmula (VII), o la Fórmula (VIII), o es una sal farmacéuticamente aceptable de la misma.

Sin embargo otros agentes terapéuticos incluyen inhibidores de RET, tales como los descritos, por ejemplo, en las Patentes de los Estados Unidos n.° 9.738.660; 9801880; 9682083; 9789100; 9550772; 9493455; 9758508; 9604980 9321772 9522910; 9669028; 9186318; 8933230; 9505784; 8754209; 8895744; 8629135; 8815906; 8354526 8741849 8461161; 8524709; 8129374; 8686005; 9006256; 8399442; 7795273; 7863288; 7465726; 8552002 8067434 8198298; 8106069; 6861509; 8299057; 9150517; 9149464; 8299057; y 7.863.288; las publicaciones de Estados Unidos n.° 2018/0009818; 2018/0009817; 2017/0283404; 2017/0267661; 2017/0298074; 2017/0114032 2016/0009709 2015/0272958 2015/0238477 2015/0099721 2014/0371219 2014/0137274 2013/0079343 2012/0283261 2012/0225057 2012/0065233 2013/0053370 2012/0302567 2011/0189167 2016/0046636 2013/0012703 2011/0281841 2011/0269739 2012/0271048 2012/0277424 2011/0053934 2011/0046370 2010/0280012 2012/0070410 2010/0081675 2010/0075916 2011/0212053 2009/0227556 2009/0209496 2009/0099167 2010/0209488 2009/0012045 2013/0303518 2008/0234267 2008/0199426 2010/0069395 2009/0312321 2010/0173954 2011/0195072 2010/0004239 2007/0149523 2017/0281632 2017/0226100 2017/0121312 2017/0096425 2017/0044106 2015/0065468 2009/0069360 2008/0275054 2007/0117800 2008/0234284 2008/0234276 2009/0048249 2010/0048540 2008/0319005 2009/0215761 2008/0287427 2006/0183900 2005/0222171 2005/0209195 2008/0262021 2008/0312192 2009/0143399 2009/0130229: 2007/0265274 2004/0185547; y 2016/0176865 y las Publicaciones Internacionales N.° WO 2017/079140; WO 2017/145050: WO 2017/097697 WO 2017/049462 WO 2017/043550 WO 2017/027883 WO 2017/013160 WO 2017/009644 WO 2016/168992 WO 2016/137060 WO 2016/127074 WO 2016/075224 WO 2016/038552 WO 2015/079251 WO 2014/086284 WO 2013/042137 WO 2013/036232 WO 2013/016720 WO 2012/053606 WO 2012/047017 WO 2007/109045 WO 2009/042646 WO 2009/023978 WO 2009/017838 WO 2017/178845 WO 2017/178844 WO 2017/146116 WO 2017/026718 WO 2016/096709 WO 2007/057397 WO 2007/057399 WO 2007/054357 WO 2006/130613 WO 2006/089298 WO 2005/070431 WO 2003/020698 WO 2001/062273 WO 2001/016169 WO 1997/044356; WO 2007/087245; WO 2005/044835; WO 2014/075035; y WO 2016/038519; y J. Med.Chem. 2012, 55 (10), 4872-4876.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) es un compuesto de Fórmula II:

a sal o solvato farmacéuticamente aceptable del mismo, en donde:
X1 es CH, CCHa, CF, CCl o N;
X2 es CH, CF o N;
X3 es CH, CF o N;
X4 es CH, CF o N;
donde cero, uno o dos de X1, X2, X3 y X4 sean N;
A es H, Cl, CN, Br, CH3, CH2CH3 o ciclopropilo;
B es hetAr1;
hetAr1 es un anillo heteroarilo de 5 miembros que tiene 1-3 heteroátomos seleccionados independientemente entre N, S y O, donde dicho anillo heteroarilo está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, alquilo C1-C6, hidroxialquilo C1-C6, fluoroalquilo C1-C6, difluoroalquilo C1-C6, trifluoroalquilo C1-C6, cianoalquilo C1-C6, (alcoxi C1-C6)alquilo C1-C6, (alcoxi C1-C4)CH2C(=O)-, (alcoxi C1-C4)C(=O)alquilo C1-C3, cicloalquilo C3-C6, (RaRbN)alquilo C1-C6, (RaRbN)C(=O)alquilo C1-C6, (alquilo C1-C6 SO2)alquilo C1-C6, hetCyca y 4-metoxibencilo;
Ra y Rb son independientemente H o alquilo C1-C6;
hetCyca es un anillo heterocíclico de 4-6 miembros que tiene un heteroátomo en el anillo seleccionado entre N y O, donde dicho anillo heterocíclico está opcionalmente sustituido con halógeno, alquilo C1-C6, fluoroalquilo C1-C6, difluoroalquilo C1-C6, trifluoroalquilo C1-C6, (alcoxi C1-C6)alquilo C1-C6, di(alquilo C1-C3)NCH2C(=O), (alcoxi C1-C6)C(=O) o (alcoxi C1-C6)CH2C(=O); D es hetCyc1, hetCyc2, hetCyc3 o hetCyc9;
hetCyc1 es un anillo heterocíclico de 4-6 miembros que tiene 1-2 átomos en el anillo seleccionados entre N y O, donde dicho anillo heterocíclico está opcionalmente sustituido con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C3, fluoroalquilo C1-C3, difluoroalquilo C1-C3, trifluoroalquilo C1-C3 y OH, o dicho anillo heterocíclico está sustituido con un anillo cicloalquilideno C3-C6, o dicho anillo heterocíclico está sustituido con un grupo oxo;
hetCyc2 es un anillo heterocíclico con puentes de 7-8 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo heterocíclico está opcionalmente sustituido con alquilo C1-C3;
hetCyc3 es un anillo heteroespirocíclico de 7-11 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C3; hetCyc9 es un anillo heterocíclico de 9-10 miembros que tiene 1-3 átomos de nitrógeno en el anillo y opcionalmente sustituido con oxo;
E es
(a) hidrógeno,
(b) OH,
(c) RaRbN-, donde Ra es H o alquilo C1-C6 y Rb es H, alquilo C1-C6 o fenilo;
(d) alquilo C1-C6 opcionalmente sustituido con uno a tres fluoros,
(e) hidroxialquilo C1-C6 opcionalmente sustituido con uno a tres fluoros,
(f) alcoxi C1-C6 opcionalmente sustituido con uno a tres fluoros,
(g) hidroxi(alcoxi C1-C6) opcionalmente sustituido con uno a tres fluoros,
(h) (alcoxi C1-C6)hidroxialquilo C1-C6 opcionalmente sustituido con uno a tres fluoros,
(i) (alquil C1-C6)C(=O)- opcionalmente sustituido con uno a tres fluoros,
(j) (hidroxialquil C1-C6)C (= O) opcionalmente sustituido con uno a tres fluoros,
(k) (alcoxi C1-C6)C(= O)-,
(l) (alcoxi C1-C6)(alquilo C1-C6)C(=O)-,
(m) HC(=O)-,
(n) Cyc1,
(o) Cyc1C(=O)-,
(p) Cyc1(alquil C1-C6)C(=O)- en donde dicha porción alquilo está sustituida opcionalmente con uno o más grupos seleccionados independientemente del grupo que consiste en OH, flúor, alcoxi C1-C3 y RcRdN-, en donde Rc y Rd son independientemente H o alquilo C1-C6,
(q) hetCyc4,
(r) hetCyc4C(=O)-,
(s) hetCyc4(alquilo C1-C3)C(=O)-,
(t) (hetCyc4)C(=O)alquilo C1-C2-,
(u) hetCyc4C(=O)NH-,
(v) Ar2,
(w) Ar2C(=O)-,
(x) Ar2alquilo C1-C6-,
(y) (Ar2)hidroxialquilo C2-C6-,
(z) Ar2(alquilo C1-C3)C(=O)-, donde dicha porción alquilo está sustituida opcionalmente con uno o dos grupos seleccionados independientemente del grupo que consiste en OH, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquilo C1-C6, alcoxi C1-C6 y ReRfN-, donde Re y Rf son independientemente H o alquilo C1-C6, o Re y Rf, junto con el nitrógeno al que están unidos, forman un anillo azacíclico de 5-6 miembros que tiene opcionalmente un heteroátomo de anillo adicional seleccionado entre N y O,
(aa) hetAr2C(=O)-,
(bb) (hetAr2)hidroxialquilo C2-C6-,
(cc) hetAr2(alquilo C1-C3)C(=O)-, donde dicha porción alquilo está sustituida opcionalmente con uno o dos grupos seleccionados independientemente del grupo que consiste en OH, alquilo C1-C6, hidroxialquilo C1-C6, alcoxi C1-C6 y ReRfN-, en donde Re y Rf son independientemente H o alquilo C1-C6, o Re y Rf, junto con el nitrógeno al que están unidos, forman un anillo azacíclico de 5-6 miembros que tiene opcionalmente un heteroátomo de anillo adicional seleccionado entre N y O,
(dd) R1R2NC(=O)-,
(ee) R1R2N(alquilo C1-C3)C(=O)-, donde dicha porción alquilo está opcionalmente sustituida con fenilo, (ff) R1R2NC(=O)alquilo C1-C2-,
(gg) R1R2NC(=O)NH-,
(hh) CHaSO2(alquilo C1-C6)C(=O)-,
(ii) (alquilo C1-C6 )SO2-,
(jj) (cicloalquilo c 3-C6 )CH2SO2-,
(kk) hetCyc5-SO2-,
(ll) R4R5NSO2-,
(mm) R6C(=O)NH-,
(nn) hetCyc6,
(oo) hetAr2alquilo C1-C6-,
(pp) (hetCyc4)alquilo C1-C6-,
(qq) (alcoxi C1-C6)alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(rr) (cicloalcoxi C3-C6)alquilo C1-C6,
(ss) (cicloalquilo C3-C6)alquilo C1-C6-, donde dicho cicloalquilo está opcionalmente sustituido con 1-2 fluoros, (tt) (RgRhN)alquil C1-C6-, en donde Rg y Rh son independientemente H o alquilo C1-C6,
(uu) Ar2-O-,
(w) (alquil C1-C6SO2)alquil C1-C6-,
(ww) (alcoxi C1-C6)C(= O)NHalquilo C1-C6,
(xx) (cicloalcoxi C3-C6)C(=O)-,
(yy) (cicloalquilo C3-C6 )SO2-, en donde dicho cicloalquilo está opcionalmente sustituido con alquilo C1-C6, (zz) Ar4CH2OC(=O)-,
(aaa) (N-(alquil C1-C3)piridinonil)alquilo C1-C3-, y
(bbb) (Ar4SO2)alquilo C1-C6-;
Cyc1 es un cicloalquilo C3-C6, donde (a) dicho cicloalquilo está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en OH, halógeno, alcoxi C1-C6, CN, hidroxialquilo C1-C6, (alcoxi C1-C6)alquilo C1-C6 y alquilo C1-C6 sustituido opcionalmente con 1-3 fluoros o (b) dicho cicloalquilo está sustituido con fenilo, donde dicho fenilo está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, alquilo C1-C3, alcoxi C1-C3 y CF o (c) dicho cicloalquilo está sustituido con un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N y O, donde dicho anillo heteroarilo está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, alquilo C1-C3, alcoxi C1-C3 y CF3;
Ar2 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, alquilo C1-C6, alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), fluoroalquilo C1-C6 , difluoroalquilo C1-C6, trifluoroalquilo C1-C6, CN, un anillo heterocíclico de 5-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, y RiRjN- en donde Ri y Rj son independientemente H o alquilo C1-C6;
hetAr2 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S y está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, alquilo C1-C6, alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), fluoroalquilo C1-C6, difluoroalquilo C1-C6, trifluoroalquilo C1-C6, hidroxialquilo C1-C6, cicloalquilo (C3-C6), (alcoxi C1-C6)alquilo C1-C6, CN, OH y R'R"N-, en donde R' y R" son independientemente H o alquilo C1-C3;
hetCyc4 es (a) un anillo heterocíclico de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N, O y S, donde dicho S está opcionalmente oxidado a SO2, (b) un anillo heterocíclico
con puentes de 7-8 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, (c) un anillo heterocíclico bicíclico condensado de 6-12 que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, y opcionalmente sustituido independientemente con 1-2 sustituyentes alquilo C1-C6 , o (d) un anillo heterocíclico espirocíclico de 7-10 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, donde cada uno de dichos anillos heterocíclicos está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, OH, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6, (alcoxi C1-C6 )alquilo C1-C6, cicloalquilo (C3-C6), (alquil C1-C6)C(=O)-, un anillo heterocíclico de 5-6 miembros que tiene 1 2 heteroátomos en el anillo seleccionados independientemente entre N y O, y fenilo donde dicho fenilo está opcionalmente sustituido con uno o más sustituyentes seleccionados entre halógeno, alquilo C1-C6 y alcoxi C1-C6 ;
hetCyc5 es un anillo heterocíclico de 5-6 miembros que tiene un heteroátomo en el anillo seleccionado entre O y N;
hetCyc6 es un anillo heterocíclico de 5 miembros que tiene uno o dos heteroátomos en el anillo seleccionados independientemente entre N y O, donde dicho anillo sustituido con oxo y donde dicho anillo está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente del grupo que consiste en OH y alquilo C1-C6;
R1 es H, alquilo C1-C6 o (alcoxi C1-C6)alquilo C1-C6;
R2 es H, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), Cyc3, hidroxialquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)C(=O), hetCyc7, Ar3, Ar3alquilo C1-C3-, hidroxialcoxi C1-c 6 o (cicloalquil C3-6 )CH2O-;
Cyc 3 es un anillo carbocíclico de 3-6 miembros opcionalmente sustituido con 1-2 grupos seleccionados independientemente entre el grupo que consiste en alcoxi C1-C6, OH y halógeno;
hetCyc7 es un anillo heterocíclico de 5-6 miembros que tiene un heteroátomo en el anillo seleccionado entre O y N donde el anillo está opcionalmente sustituido con alquilo C1-C6;
Ar3 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente entre halógeno, alquilo C1-C3, alcoxi C1-C3, fluoroalquilo C1-C3, difluoroalquilo C1-C3 y trifluoroalquilo C1-C3;
R4 y R5 son independientemente H o alquilo C1-C6;
R6 es alquilo C1-C6, hidroxialquilo C1-C6, alcoxi C1-C6, (alcoxi C1-C6)alquilo C1-C6, fenilo o hetCyc8; hetCyc8 es un anillo heterocíclico de 5-6 miembros que tiene un heteroátomo en el anillo seleccionado entre O y N, en donde dicho anillo heterocíclico está opcionalmente sustituido con alquilo C1-C6; y
Ar4 es fenilo opcionalmente sustituido con uno o más halógenos.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) es un compuesto de Fórmula III:

o una sal
X1 es CH o N
X2 es CH o N
X3 es CH o N
X4 es CH o N
en donde uno o dos de X1, X2, X3 y X4 sean N;
A es CN;
B es hetAr1;
hetAr1 es un anillo heteroarilo de 5 miembros que tiene 1-3 átomos de nitrógeno en el anillo, donde dicho anillo heteroarilo está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, alquilo C1-C6, hidroxialquilo C1-C6, fluoroalquilo C1-C6, difluoroalquilo C1-C6, trifluoroalquilo C1-C6, cianoalquilo C1-C6, (alcoxi C1-C6)alquilo C1-C6, (alcoxi C1-C4 )CH2C(=O)-, (alcoxi C1-C4)C(=O)alquilo C1-C3, cicloalquilo C3-C6, (RaRbN)alquilo C1-C6, (RaRbN)C(=O)alquilo C1-C6, (alquil C1-C6SO2)alquilo C1-C6 y 4-metoxibencilo;
Ra y Rb son independientemente H o alquilo C1-C6;
D es hetCyc1;
hetCyc1 es un anillo heterocíclico de 4-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo, donde dicho anillo heterocíclico está opcionalmente sustituido con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C3, fluoroalquilo C1-C3, difluoroalquilo C1-C3, trifluoroalquilo C1-C3 y OH, o dicho anillo heterocíclico está sustituido con un anillo cicloalquilideno C3-C6, o dicho anillo heterocíclico está sustituido con un grupo oxo;
E es
(w) Ar2C(=O)-,
(x) Ar2alquilo C1-C6-,
(z) Ar2(alquilo C1-C3)C(=O)-, donde dicha porción alquilo está sustituida opcionalmente con uno o dos grupos seleccionados independientemente del grupo que consiste en OH, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquilo C1-C6, alcoxi C1-C6 y ReRfN-, donde Re y Rf son independientemente H o alquilo C1-C6, o Re y Rf, junto con el nitrógeno al que están unidos, forman un anillo azacíclico de 5-6 miembros que tiene opcionalmente un heteroátomo de anillo adicional seleccionado entre N y O,
(cc) hetAr2(alquilo C1-C3)C(=O)-, donde dicha porción alquilo está sustituida opcionalmente con uno o dos grupos seleccionados independientemente del grupo que consiste en OH, alquilo C1-C6, hidroxialquilo C1-C6 , alcoxi C1-C6 y ReRfN-, en donde Re y Rf son independientemente H o alquilo C1-C6, o Re y Rf, junto con el nitrógeno al que están unidos, forman un anillo azacíclico de 5-6 miembros que tiene opcionalmente un heteroátomo de anillo adicional seleccionado entre N y O,
(dd) R1R2NC(=O)-,
(oo) hetAr2alquilo C1-C6-,
Ar2 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, alquilo C1-C6, alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), fluoroalquilo C1-C6, difluoroalquilo C1-C6, trifluoroalquilo C1-C6, c N, un anillo heterocíclico de 5-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, y RiRjN- en donde Ri y Rj son independientemente H o alquilo C1-C6;
hetAr2 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S y está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, alquilo C1-C6, alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), fluoroalquilo C1-C6, difluoroalquilo C1-C6, trifluoroalquilo C1-C6, hidroxialquilo C1-C6 , cicloalquilo (C3-C6), (alcoxi C1-C6)alquilo C1-C6, CN, OH y R'R"N-, en donde R' y R" son independientemente H o alquilo C1-C3;
R1 es H, alquilo C1-C6 o (alcoxi C1-C6)alquilo C1-C6; y
R2 es H, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)C(=O), hidroxialcoxi C1-C6 o (cicloalquil C3-6 )CH2O.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1 H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1 -carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo 4-(6-(4-(2-metoxibencil)piperazin-1 -il)piridin-3-il)-6-(1-metil-1 H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) es un compuesto de Fórmula IV:

a sal o solvato farmacéuticamente aceptable del mismo, en donde:
X1, X2, X3 y X4 son independientemente CH, CF, CCH3 o N, donde cero, uno o dos de X1, X2, X3 y X4 sean N; A es H, CN, Cl, CH3-, CH3CH2-, ciclopropilo, -CH2CN o -CH(CN)CH3;
B es
(a) hidrógeno,
(b) alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(c) hidroxialquil C2-C6-, en donde la porción alquilo está opcionalmente sustituido con 1-3 fluoros un anillo cicloalquilideno C3-C6,
(d) dihidroxialquil C3-C6-, en donde la porción alquilo está opcionalmente sustituido con un anillo cicloalquilideno C3-C6,
(e) (alcoxi C1-C6)alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(f) (R1R2N)alquil C1-C6- en donde dicha porción alquilo está opcionalmente sustituida con OH y en donde R1 y R2 son independientemente H o alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros);
(g) hetAr1alquil C1-C3-, en donde hetAr1 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S y está opcionalmente sustituido con uno o más sustituyentes alquilo C1-C6 seleccionados independientemente;
(h) (cicloalquil C3-C6)alquil C1-C3-, en donde dicho cicloalquilo está opcionalmente sustituido con OH, (i) (hetCyca)alquil C1-C3-,
(j) hetCyca-,
(k) cicloalquil C3-C6-, en donde dicho cicloalquilo está opcionalmente sustituido con OH,
(l) (alquil C1-C4)C(=O)O-alquil C1-C6-, en donde cada una de las porciones alquilo C1-C4 y alquilo C1-C6 está opcional e independientemente sustituida con 1-3 fluoros, o
(m) (R1R2N)C(=O)alquil C1-C6-, en donde R1 y R2 son independientemente H o alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros);
hetCyca es un anillo heterocíclico de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O y opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre OH, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquil C1-C6-, alcoxi C1-C6, (alquil C1-C6)C(=O)-, (alcoxi C1-C6)alquil C1-C6- y flúor, o en donde hetCyca está sustituido con oxo;
el anillo D es (i) un anillo heterocíclico saturado de 4-7 miembros que tiene dos átomos de nitrógeno en el anillo, (ii) un anillo heterocíclico puenteado de 7-8 miembros saturado que tiene dos átomos de nitrógeno en el anillo y, opcionalmente, tiene un tercer heteroátomo en el anillo que es oxígeno, (iii) un anillo heteroespirocíclico saturado de 7-11 miembros que tiene dos átomos de nitrógeno en el anillo, o (iv) un anillo heterocíclico condensado bicíclico de 9-10 miembros saturado que tiene dos átomos de nitrógeno en el anillo, en donde cada uno de dichos anillos está opcionalmente sustituido con (a) de uno a cuatro grupos seleccionados independientemente entre halógeno, OH, alquilo C1-C3 que está opcionalmente sustituido con 1-3 fluoros o alcoxi C1-C3 que está opcionalmente sustituido con 1-3 fluoros, (b) un anillo cicloalquilideno C3-C6 o (c) un grupo oxo;
E es
(a) hidrógeno,
(b) alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(c) (alcoxi C1-C6)alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(d) (alquil C1-C6)C(=O)-, en donde dicha porción alquilo está opcionalmente sustituida con 1-3 fluoros o con un sustituyente RgRhN en donde Rg y Rh son independientemente H o alquilo C1-C6,
(e) (hidroxialquil C2-C6)C(=O)- opcionalmente sustituido con 1-3 fluoros,
(f) (alcoxi C1-C6)C(=O)-,
(g) (cicloalquilo C3-C6)C(=O)-, en donde dicho cicloalquilo está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre alquilo C1-C6, alcoxi C1-C6, OH y (alcoxi C1-C6)alquil C1-C6-, o dicho cicloalquilo está sustituido con un anillo heteroarilo de 5-6 miembros que tiene 1-3
heteroátomos en el anillo seleccionados independientemente entre N y O,
(h) Ar1alquil C1-C6-,
(i) Ar1(alquil C1-C6)C(=O)-, en donde dicha porción alquilo está opcionalmente sustituida con OH, hidroxialquil C1-C6-, alcoxi C1-C6, RmRnN- o RmRnN-CH2-, en donde cada Rm y Rn es independientemente H o alquilo C1-C6 ,
(j) hetAr2alquil C1-C6-, en donde dicha porción alquilo está opcionalmente sustituida con 1-3 fluoros, (k) hetAr2(alquil C1-C6)C(=O)- en donde dicha porción alquilo está opcionalmente sustituida con OH, hidroxialquil C1-C6- o alcoxi c 1-C6,
(l) hetAr2C(=O)-,
(m) hetCyc1C(=O)-,
(n) hetCyc1alquil C1-C6-,
(o) R3R4NC(=O)-,
(p) Ar1N(R3)C(=O)-,
(q) hetAr2N(R3)C(=O)-,
(r) (alquil C1-C6 )SO2-, en donde la porción alquilo está opcionalmente sustituida con 1-3 fluoros,
(s) Ar1SO2-,
(t) hetAr2SO2-,
(u) N-(alquil C1-C6)piridinonilo,
(v) Ar1C(=O)-;
(w) Ar1O-C(=O)-,
(x) (cicloalquil C3-C6)(alquil C1-C6)C(=O)-,
(y) (cicloalquil C3-C6)(alquil C1-C6 )SO2-, en donde la porción alquilo está opcionalmente sustituida con 1-3 fluoros,
(z) Ar1 (alquil C1-C6 )SO2-,
(aa) hetCyc1-O-C(=O)-,
(bb) hetCyc1CH2C(=O)-,
(cc) hetAr2, o
(dd) cicloalquilo C3-C6;
Ar1 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), ReRfN- en donde Re y Rf son independientemente H, alquilo C1-C6, (RPRqN)alcoxi C1-C6 en donde Rp y Rq son independientemente H o alquilo C1-C6, y (hetAra)alquil C1-C6- en donde hetAra es un anillo heteroarilo de 5-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo, o Ar1 es un anillo fenilo condensado con un anillo heterocíclico de 5-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O;
hetAr2 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S o un anillo heteroarilo bicíclico de 9-10 miembros que tiene 1-3 átomos de nitrógeno en el anillo, en donde hetAr2 está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre el grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1 3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), ReRfN- en donde Re y Rf son independientemente H o alquilo C1-C6, OH, (alcoxi C1-C6 )alcoxi C1-C6- y cicloalquilo C3-C6;
hetCyc1 es un anillo heterocíclico saturado de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N, O y S en donde dicho anillo heterocíclico está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre alcoxi C1-C6 y halógeno;
R3 es H o alquilo C1-C6; y
R4 es alquilo C1-C6.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) es un compuesto de Fórmula V:

o una sal y solvato farmacéuticamente aceptable del mismo, en donde:
X1, X2, X3 y X4 son independientemente CH o N, donde cero, uno o dos de X1, X2, X3 y X4 sean N;
A es CN;
B es
(b) alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(c) hidroxialquil C2-C6-, en donde la porción alquilo está opcionalmente sustituido con 1-3 fluoros un anillo cicloalquilideno C3-C6,
(e) (alcoxi C1-C6)alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(f) (R1R2N)alquil C1-C6-, en donde dicha porción alquilo está opcionalmente sustituida con OH y en donde R1 y R2 son independientemente H o alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros);
(g) hetAr1alquil C1-C3-, en donde hetAr1 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S y está opcionalmente sustituido con uno o más sustituyentes alquilo C1-C6 seleccionados independientemente; o
(i) (hetCyca)alquil C1-C3-,
hetCyca es un anillo heterocíclico de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O y opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre OH, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquil C1-C6-, alcoxi C1-C6, (alquil C1-C6)C(=O)-, (alcoxi C1-C6)alquil C1-C6- y flúor o en donde hetCyca está sustituido con oxo; el anillo D es (i) un anillo heterocíclico saturado de 4-7 miembros que tiene dos átomos de nitrógeno en el anillo, o (ii) un anillo heterocíclico saturado de 7-9 miembros con puente que tiene dos átomos de nitrógeno en el anillo y opcionalmente tiene un tercer heteroátomo en el anillo que es oxígeno, en donde cada uno de dichos anillos está opcionalmente sustituido con (a) de uno a cuatro grupos seleccionados independientemente entre halógeno, OH, alquilo C1-C3 que está opcionalmente sustituido con 1-3 fluoros o alcoxi C1-C3 que está opcionalmente sustituido con 1-3 fluoros, (b) un anillo cicloalquilideno C3-C6 o (c) un grupo oxo;
E es
(h) Ar1alquil C1-C6-,
(j) hetAr2alquil C1-C6-, en donde la porción alquilo está opcionalmente sustituido con 1-3 fluoros, o
(l) hetAr2C(=O)-,
Ar1 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), ReRfN- en donde Re y Rf son independientemente H o alquilo C1-C6, (RpRqN)alcoxi C1-C6 en donde Rp y Rq son independientemente H o alquilo C1-C6, y (hetAra)alquil C1-C6- en donde hetAra es un anillo heteroarilo de 5-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo, o Ar1 es un anillo fenilo condensado con un anillo heterocíclico de 5-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O; y
hetAr2 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S o un anillo heteroarilo bicíclico de 9-10 miembros que tiene 1-3 átomos de nitrógeno en el anillo, en donde hetAr2 está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre el grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1 3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), ReRfN- en donde Re y Rf son independientemente H o alquilo C1-C6, OH, (alcoxi C1-C6 )alcoxi C1-C6- y cicloalquilo C3-C6.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metii)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) es un compuesto de Fórmula VI:

a sal o solvato farmacéuticamente aceptable del mismo, en donde:
X1, X2, X3 y X4 son independientemente CH, CCH3, CF o N, donde cero, uno o dos de X1, X2, X3 y X4 sean N; A es H, c N, Cl, metilo, etilo o ciclopropilo;
B es:
(a) hidrógeno,
(b) alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(c) hidroxialquil C2-C6- en donde la porción alquilo está opcionalmente sustituida con un anillo cicloalquilideno C3-C6,
(d) dihidroxialquil C3-C6- en donde la porción alquilo está opcionalmente sustituido con un anillo cicloalquilideno C3-C6,
(e) (alcoxi C1-C6)alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(f) (R1R2N)alquilo C1-C6 en donde R1 y R2 se seleccionan independientemente entre H, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-, (alquil C1-C6)C(=O)- y (alcoxi C1-C6 )C(=O)-;
(g) hetAr1alquil C1-C3-, en donde hetAr1 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S y está opcionalmente sustituido con uno o más sustituyentes alquilo C1-C6 seleccionados independientemente;
(h) (cicloalquil C3-C6)alquil C1-C3-, en donde dicho cicloalquilo está opcionalmente sustituido con OH, (i) (hetCyca)alquil C1-C3-,
(j) hetCyca,
(k) (R1R2N)C(=O)alquil C1-C6-, en donde R1 y R2 se seleccionan independientemente entre H y alquilo C1-C6; (l) (R1R2N)C(=O)-, en donde R1 y R2 se seleccionan independientemente entre H y alquilo C1-C6, o
(m) hetCycaC(=O)alquil C1-C6-;
hetCyca es un anillo heterocíclico de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O y opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre OH, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquilo C1-C6, halógeno, (alquil C1-C6)C(=O)-, alcoxi C1-C6, oxo y (alcoxi C1-C6)C(=O)-;
el anillo D es (i) un anillo heterocíclico monocíclico saturado de 4-7 miembros que tiene un heteroátomo en el anillo que es nitrógeno, (ii) un anillo heterocíclico puenteado de 7-8 miembros saturado que tiene un heteroátomo en el anillo que es nitrógeno, o (iii) un sistema de anillo heteroespirocíclico de 7-11 miembros saturado que tiene un heteroátomo en el anillo que es nitrógeno;
cada Ra es independientemente alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquilo C1-C6 o (alcoxi C1-C6)alquil C1-C6-;
Rb es (a) hidroxi, (b) ciclopropilo, (c) hetCycbCH2-, (d) RiRiNC(=O)CH2OCH2- en donde Ri y Rj son independientemente H o alquilo C1-C6, (e) RcRdN-, (f) RcRdNCH2-, (g) alcoxi C1-C6-, (h) (alquil C1-C4)-C(=O)NH-en donde dicha porción alquilo está opcionalmente sustituida con hetCycb, hetAra, alcoxi C1-C6- o R'R"N-, o dicha porción alquilo está opcionalmente sustituida con dos sustituyentes seleccionados independientemente entre R'R"N- y OH, en donde cada R' y R" es independientemente hidrógeno o alquilo C1-C6, (i) (R'R"N)alcoxi C1-C6(CH2)n- en donde n es 0 o 1 y R' y R" son independientemente hidrógeno o alquilo C1-C6, (j) hetCycb(alquil C1-C3)OCH2-, (k) hetCycbC(=O)NH- o (l) hetAraC(=O)NH-;
hetCycb es un anillo heterocíclico de 4-6 miembros, un anillo heterocíclico puenteado de 7-8 miembros, o un anillo heteroespirocíclico de 7-10 miembros, cada anillo tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde hetCycb está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre OH, flúor, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-, (alcoxi C1-C6)C(=O)-, alcoxi C1-C6 y R'R"N- en donde R' y R" son independientemente hidrógeno o alquilo C1-C6; hetAra es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S en donde hetAra está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre el grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1 3 fluoros) y alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros),
Rc es hidrógeno o alquilo C1-C6;
Rd es hidrógeno, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)C(=O)-, hidroxialquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), (hidroxialquil C1-C6)C(=O)-, (alquil C1-C6)C(=O)-, (RkRN)alquilo C1-C6 en donde Rk y R1 son independientemente H o alquilo C1-C6 , RmRnNC(=O)alquilo C1-C6 en donde Rm y Rn son independientemente H o alquilo C1-C6, PhCH2- en donde el fenilo está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre el grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6 )alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), cicloalquilo C3-C6, hidroxialquilo C1-C6, (alquil C1-C6 )s O2-, ReRfN- y (ReRfN)alquilo C1-C6 en donde Re y Rf es independientemente H o alquilo C1-C6, (alcoxi C1-C6 )alquil C1-C6- o hetCycc en donde hetCycc es un anillo heterocíclico de 4-6 miembros que tiene un heteroátomo en el anillo seleccionado entre N y O y opcionalmente sustituido con alquilo C1-C6;
n es 0, 1, 2, 3, 4, 5 o 6 ;
m es 0 o 1;
E es:
(a) hidrógeno,
(b) hidroxi,
(c) alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(d) Ar1alquil C1-C6- en donde dicha porción alquilo está opcionalmente sustituida con 1-3 fluoros,
(e) hetAr2alquil C1-C6 -,
(f) (alcoxi C1-C6)alcoxi C1-C6-,
(g) Ar1O-,
(h) hetAr2-O-,
(i) Ar1NRg- en donde Rg es H o alquilo C1-C6,
(j) hetAr2NRg- en donde Rg es H o alquilo C1-C6,
(k) R3C(=O)NRg- en donde Rg es H o alquilo C1-C6;
(l) Ar1C(=O)NRg- en donde Rg es H o alquilo C1-C6,
(m) hetAr2C(=O)NRg(CH2)p- en donde p es 0 o 1 y Rg es H o alquilo C1-C6 ,
(n) R4R5NC(=O)-,
(o) Ar1NRgC(=O)-, en donde Rg es H o alquilo C1-C6,
(p) hetAr2NRgC(=O)-, en donde Rg es H o alquilo C1-C6,
(q) Ar1 (alquil C1-C6)C(=O)- en donde dicha porción alquilo está opcionalmente sustituida con OH, hidroxi(alquilo C1-C6), alcoxi C1-C6 o NH2,
(r) hetCyc5C(=O)-,
(s) R4R5NC(=O)NRg- en donde Rg es H o alquilo C1-C6, o
(t) (alquil C1-C6 )SO2-;
(u) Ar1 (alquil C1-C6)C(=O)NRg- en donde Rg es H o alquilo C1-C6,
(v) hetAr4C(=O)NRg- en donde Rg es H o alquilo C1-C6 ,
(w) hetAr2-S(=O)-,
(x) (cicloalquil C3-C6 )CH2SO2-,
(y) Ar1 (alquil C1-C6 )SO2-,
(z) hetAr2SO2-,
(aa) Ar1,
(bb) hetAr2,
(cc) hetCyc5,
(dd) alcoxi C1-C6,
(ee) Ar1 (alquil C1-C6)-O-,
(ff) hetAr2(alquil C1-C6)-O-,
(gg) hetAr2-O-alquil C1-C6-,
(hh) Ar1 (alquil C1-C6)NRg- en donde Rg es H o alquilo C1-C6,
(ii) hetAr2-S-,
(jj) Ar2SO2NRg(CH2)p- en donde p es 0 o 1 y Rg es H o alquilo C1-C6,
(kk) (alcoxi C1-C6)C(=O)-,
(ll) (alquilo C1-C6)NRgC(=O)O- en donde Rg es H o alquilo C1-C6,
(mm) (alquil C1-C6 )NRgSO2- en donde Rg es H o alquilo C1-C6 ,
(nn) hetCyc5C(=O)NRg- en donde Rg es H o alquilo C1-C6 ,
(oo) Q-NRh(alquil C1-C3)C(=O)NRg- en donde Rg y Rh son independientemente H o alquilo C1-C6 y Q es H, alquilo C1-C6 o (alquil C1-C6)OC(=O)-,
(pp)

en donde Rg y Rh son independientemente H o alquilo C1-C6, Q es H, alquilo C1-C6 o (alquil C1-C6)OC(=O)-y r es 1, 2, 3 o 4,
(qq)

en donde Rg y Rh son independientemente H o alquilo C1-C6 y Q es H, alquilo C1-C6 o (alquil C1-C6)OC(=O)-, (rr)

en donde Rg es H o alquilo C1-C6 y Q es H, alquilo C1-C6 o (alquil C1-C6)OC(=O)- o
(ss) RgRhN- en donde Rg y Rh son independientemente H o alquilo C1-C6,
(tt) (cicloalquil C3-C6)C(=O)NRg- en donde el cicloalquilo está opcional e independientemente sustituido con uno o más halógenos,
(uu) (alquil C1-C6)C(=O)NRgCH2- en donde Rg es H o alquilo C1-C6 o (w) alquil C1-C6 )SO2NRg- en donde Rg es H o alquilo C1-C6 ;
Ar1 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), cicloalquilo C3-C6, hidroxialquilo C1-C6,
(alquil C1-C6 )SO2-, ReRfN- y (ReRfN)alquilo C1-C6 en donde cada Re y Rf es independientemente H o alquilo C1-C6 ;
hetAr2 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S o un heteroarilo bicíclico de 9-10 miembros que tiene 1-2 átomos de nitrógeno en el anillo, en donde hetAr2 está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre el grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1 3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros) e hidroxialcoxi C1-C6-;
hetCyc5 es un anillo heterocíclico saturado de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N, O y S en donde dicho anillo heterocíclico está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre alcoxi C1-C6 y oxo;
R3 es alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquil C1-C6-, alcoxi C1-C6, cicloalquilo C3-C6 , (cicloalquil C3-C6 )CH2-, (cicloalquil C3-C6)O-, (cicloalquil C3-C6 )CH2O-, hetCyc7O-, Ph-O- o (alcoxi C1-C6 )alquil C1-C6-; en donde cada uno de dichos restos cicloalquilo C3-C6 está opcionalmente sustituido con alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6, OH o R'R"N- en donde R' y R" son independientemente hidrógeno o alquilo C1-C6;
R4 es H o alquilo C1-C6;
R5 es Ar2, hetAr3, Ar2CH2-, hetCyc6-CH2-, hidroxialquil C1-C6-, (cicloalquil C3-C6)CH2- o alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros;
Ar2 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), cicloalquilo C3-C6 y RgRhN- en donde Rg y Rh son independientemente H o alquilo C1-C6 o Ar2 es fenilo condensado con un anillo heterocíclico de 6 miembros que tiene un átomo de nitrógeno en el anillo y opcionalmente sustituido con alquilo C1-C6;
hetAr3 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S y está opcionalmente sustituido con uno o más sustituyentes seleccionados de forma independiente del grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros) y (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros);
hetAr4 es piridin-4(1H)-onilo o piridin-2(1H)-onilo opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre alquilo C1-C6 y halógeno;
hetCyc6 es un anillo heterocíclico de 5-7 miembros que tiene 1-3 heteroátomos en el anillo seleccionados
independientemente entre N, O y S; y
hetCyc7 es un anillo heterocíclico de 5-7 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) es un compuesto de Fórmula VII:

o una sal o solvato farmacéuticamente aceptable del mismo, en donde:
X1, X2, X3 y X4 son independientemente CH o N, donde cero, uno o dos de X1, X2, X3 y X4 sean N;
A es CN;
B es:
(b) alquilo C1-C6 opcionalmente sustituido con 1-3 fluoros,
(c) hidroxalquil C2-C6- en donde la porción alquilo está opcionalmente sustituido con un anillo cicloalquilideno C3-C6, o
(i) (hetCyca)alquil C1-C3-;
hetCyca es un anillo heterocíclico de 4-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y O y opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre OH, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquilo C1-C6, halógeno, (alquil C1-C6)C(=O)-, alcoxi C1-C6, oxo y (alcoxi C1-C6)C(=O)-;
el anillo D es un anillo heterocíclico monocíclico saturado de 4-7 miembros que tiene un heteroátomo en el anillo que es nitrógeno;
cada Ra es independientemente alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros);
Rb es (a) hidroxi;
n es 0 o 1;
m es 0 o 1;
E es:
(e) hetAr2alquil C1-C6 -,
(h) hetAr2-O-,
(k) R3C(=O)NRg- en donde Rg es H o alquilo C1-C6,
(l) Ar1C(=O)NRg- en donde Rg es H o alquilo C1-C6, o
(m) hetAr2C(=O)NRg(CH2)p- en donde p es 0 o 1 y Rg es H o alquilo C1-C6 ;
Ar1 es fenilo sustituido opcionalmente con uno o más sustituyentes seleccionados independientemente del grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6)alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros), cicloalquilo C3-C6, hidroxialquilo C1-C6, (alquil C1-C6 )SO2-, ReRfN- y (ReRfN)alquilo C1-C6 en donde cada Re y Rf es independientemente H o alquilo C1-C6 ; hetAr2 es un anillo heteroarilo de 5-6 miembros que tiene 1-3 heteroátomos en el anillo seleccionados independientemente entre N, O y S o un heteroarilo bicíclico de 9-10 miembros que tiene 1-2 átomos de nitrógeno en el anillo, en donde hetAr2 está opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre el grupo que consiste en halógeno, CN, alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6 (opcionalmente sustituido con 1-3 fluoros), (alcoxi C1-C6 )alquil C1-C6-(opcionalmente sustituido con 1-3 fluoros) e hidroxialcoxi C1-C6-; y
R3 es alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), hidroxialquil C1-C6-, alcoxi C1-C6, cicloalquilo C3-C6 , (cicloalquil C3-C6 )CH2-, (cicloalquil C3-C6)O-, (cicloalquil C3-C6 )CH2O-, hetCyc7O-, Ph-O- o (alcoxi C1-C6 )alquil C1-C6-; en donde cada uno de dichos restos cicloalquilo C3-C6 está opcionalmente sustituido con alquilo C1-C6 (opcionalmente sustituido con 1-3 fluoros), alcoxi C1-C6, OH o R'R"N- en donde R' y R" son independientemente hidrógeno o alquilo C1-C6.
En algunas realizaciones, un inhibidor de RET (por ejemplo, un primer inhibidor de RET o un segundo inhibidor de RET) se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[l,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1-il)piridin-3-il)pirazolo[l,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo.
Ejemplos no limitativos de agentes terapéuticos dirigidos al receptor tirosina cinasa (por ejemplo, Trk), incluyen afatinib, cabozantinib, cetuximab, crizotinib, dabrafenib, entrectinib, erlotinib, gefitinib, imatinib, lapatinib, lestaurtinib, nilotinib, pazopanib, panitumumab, pertuzumab, sunitinib, trastuzumab, 1-((3S,4R)-4-(3-fluorofenil)-l-(2-metoxietil)pirrolidin-3-il)-3-(4-metil-3-(2-metilpirimidin-5-il)-1-fenillH-pirazol-5-M)urea, AG 879, AR-772, AR-786, AR-256, AR-618, AZ-23, AZ623, DS-6051, Go 6976, GNF-5837, GTx-186, GW441756, LOXO-101, MGCD516, PLX7486, RXDX101, VM-902A, TPX-0005 y TSR-011. Los agentes terapéuticos dirigidos a Trk adicionales incluyen los descritos en la patente de Estados Unidos n.° 8.450.322; 8513263; 8933084; 8791123; 8946226; 8450322; 8299057; y 8.912.194; la publicación de Estados Unidos n.° 2016/0137654; 2015/0166564; 2015/0051222; 2015/0283132; y 2015/0306086; la publicación internacional n.° WO 2010/033941; WO 2010/048314; WO 2016/077841; WO 2011/146336; WO 2011/006074; WO 2010/033941; WO 2012/158413; WO 2014078454; WO 2014078417; WO 2014078408; WO 2014078378; WO 2014078372; WO 2014078331; WO 2014078328; WO 2014078325; WO 2014078323; WO 2014078322; WO 2015175788; WO 2009/013126; WO 2013/174876; WO 2015/124697; WO 2010/058006; WO 2015/017533; WO 2015/112806; WO 2013/183578; y documento WO 2013/074518.
Otros ejemplos de inhibidores de Trk se pueden encontrar en la patente de Estados Unidos n.° 8.637.516, la publicación internacional n.° WO 2012/034091, la Patente de los Estados Unidos n.° 9.102.671, la publicación internacional n.° WO 2012/116217, la Publicación de los Estados Unidos n.° 2010/0297115, la publicación internacional n.° WO 2009/053442, la Patente de los Estados Unidos n.° 8.642.035, la publicación internacional n.° WO 2009092049, la Patente de los Estados Unidos n.° 8.691.221, la publicación internacional n.° WO2006131952. Los inhibidores de Trk de ejemplo incluyen GNF-4256, descrito en Cancer Chemother. Pharmacol. 75 (1): 131-141, 2015; y GNF-5837 (N-[3-[[2,3-dihidro-2-oxo-3-(1H-pirrol-2-ilmetileno)-1H-indol-6-il]amino]-4-metilfenil]-N'-[2-fluoro-5-(trifluorometil)fenil]-urea), descrito en ACS Med. Chem. Lett. 3 (2): 140-145, 2012.
Otros ejemplos de inhibidores de Trk incluyen los divulgados en la publicación de Estados Unidos n.° 2010/0152219, la patente de Estados Unidos n.° 8.114.989 y la publicación internacional WO 2006/123113. Los inhibidores de Trk de ejemplo incluyen AZ623, descrito en Cancer 117(6):1321-1391,2011; AZD6918, descrito en Cancer Biol. Ther. 16 (3): 477-483, 2015; AZ64, descrito en Cancer Chemother. Pharmacol. 70:477-486, 2012; AZ-23 ((S)-5-Cloro-N2-(1-(5-fluoropiridin-2-il)etil)-N4-(5-isopropoxi1H-pirazol-3-il)pirimidin-2,4-diamina), descrito en Mol. Cancer Ther. 8:1818-1827, 2009; y AZD7451.
Un inhibidor de Trk puede incluir los descritos en las patentes de Estados Unidos n.°. 7.615.383; 7384632; 6153189; 6027927; 6025166; 5910574; 5877016; y 5.844.092.
Ejemplos adicionales de los inhibidores de T rk incluyen CEP-751, descrito en Int. J. Cancer 72:672-679, 1997; CT327, descrito en Acta Derm. Venereol. 95:542-548, 2015; los compuestos descritos en la publicación internacional n.° WO 2012/034095; los compuestos descritos en la patente de Estados Unidos n.° 8.673.347 y la publicación internacional WO 2007/022999; los compuestos descritos en la patente de Estados Unidos n.° 8.338.417; los compuestos descritos en la publicación internacional n.° WO 2016/027754; los compuestos descritos en la patente de Estados Unidos n.° 9.242.977; los compuestos descritos en la publicación de Estados Unidos n.° 2016/0000783; sunitinib (N-(2-dietilaminoetil)-5-[(Z)-(5-fluoro-2-oxo-1H-indol-3-iliden)metil]-2,4-dimetil-1H-pirrol-3-carboxamida), que se describe en PLoS One 9:e95628, 2014; los compuestos descritos en la publicación internacional n.° WO 2011/133637; los compuestos descritos en la patente de Estados Unidos n.° 8.637.256; los compuestos descritos en Expert. Opin. Ther. Pat. 24(7):731-744, 2014; los compuestos descritos en Expert Opin. Ther. Pat. 19(3):305-319, 2009; imidazopiridazinas sustituidas con (R)-2-fenilpirrolidina, por ejemplo, GNF-8625, (R)-1-(6-(6-(2-(3-fluorofenil)pirrolidin-1-il)imidazo[1,2-b]piridazin-3-il)-[2,4'-bipiridin]-2-il)piperidin-4-ol como se describe en ACS Med. Chem. Lett. 6 (5): 562 567, 2015; GTx-186 y otros, como se describe en PLoS One 8(12):e83380, 2013; K252a ((9S-(9a,10p,12a))-2,3,9,10,11,12-hexahidro-10-hidroxi-10-(metoxicarbonil)-9-metil-9,12-epoxi-1H-diindolo[1,2,3-fg:3',2',1'-kl]pirrolo[3,4-i][1,6]benzodiazocin-1-ona), como se describe en Mol. Cell Biochem. 339(1-2):201-213, 2010; 4-aminopirazolilpirimidinas, por ejemplo, AZ-23 (((S)-5-cloro-N2-(1-(5-fluoropiridin-2-il)etil)-N4-(5-isopropoxi1H-pirazol-3-il)pirimidin-2,4-diamina)), como se describe en J. Med. Chem. 51 (15):4672-4684, 2008; p Ha -739358 (danusertib), como se describe en Mol. Cancer Ther. 6:3158, 2007; Go 6976 (5,6,7,13-tetrahidro-13-metil-5-oxo-12H-indolo[2,3-a]pirrolo[3,4-c]carbazol-12-propanenitrilo), como se describe en J. Neurochem. 72:919-924, 1999; GW441756 ((3Z)-3-[(1-metilindol-3-il)metiliden]-1 H-pirrolo[3,2-b]piridin-2-ona), como se describe en IJAE 115:117, 2010; milciclib (PhA-848125AC), descrito en J. Carcinog. 12:22, 2013; AG-879 ((2E)-3-[3,5-Bis(1,1-dimetiletil)-4-hidroxifenil]-2-ciano-2propenetioamida); altiratinib (N-(4-((2-(ddopropanocarboxamido)piridin-4-il)oxi)-2,5-difluorofenil)-N-(4-fluorofenil)ciclopropano-1,1-dicarboxamida); cabozantinib (N-(4-((6,7-Dimetoxiquinolin-4-il)oxi)fenil)-N'-(4-fluorofenil)cidopropano-1,1-dicarboxamida); lestaurtinib ((5S,6S,8R)-6-hidroxi-6-(hidroximetil)-5-metil-7,8,14,15-tetrahidro-5H-16-oxa-4b,8a,14-triaza-5,8-metanodibenzo[b,h]cicloocta[jkl]cidopenta[e]-as-indacen-13(6H)-ona); dovatinib (hidrato de mono 2-hidroxipropanoato de 4-amino-5-fluoro-3-[6-(4-metilpiperazin-1-il)-1H-bencimidazol-2-il]quinolin-2(1H)-ona); sitravatinib (N-(3-fluoro-4-((2-(5-(((2-metoxietil)amino)metil)piridin-2-il)tieno[3,2-b]piridin-7-il)oxi)fenil)-N-(4-fluorofenil)ciclopropano-1,1-dicarboxamida); ONO-5390556; regorafenib (4-[4-({[4-Cloro-3-(trifluorometil)fenil]carbamoil}amino)-3-fluorofenoxi]-N-metilpiridin-2-carboxamida hidrato); y VSR-902A.
La capacidad de un inhibidor de Trk para actuar como un inhibidor de TrkA, TrkB y/o Trk C puede analizarse usando los ensayos descritos en los Ejemplos A y B en la Patente de EE.UU. N.° 8.513.263.
En algunas realizaciones, el inhibidor del receptor tirosina cinasa es un inhibidor del receptor tirosina cinasa del factor de crecimiento epidérmico (EGFR). Por ejemplo, los inhibidores de EGFR pueden incluir osimertinib (merelectinib, Tagrisso), erlotinib (Tarceva), gefitinib (Iressa), cetuximab (Erbitux), necitumumab (Portrazza), neratinib (Nerlynx), lapatinib (Tykerb), panitumumab (Vectibix) y vandetanib (Caprelsa). En algunas realizaciones, el inhibidor de EGFR es osimertinib.
En algunas realizaciones, los inhibidores de la vía de transducción de señales incluyen los inhibidores de la vía Ras-Raf-MEK-ERK (por ejemplo, binimetinib, selumetinib, encorafinib, sorafenib, trametinib y vemurafenib), inhibidores de la vía PI3K-Akt-mTOR-S6K (por ejemplo, everolimus, rapamicina, perifosina, temsirolimus) y otros inhibidores de cinasa, tales como baricitinib, brigatinib, capmatinib, danusertib, ibrutinib, milciclib, quercetina, regorafenib, ruxolitinib, semaxanib, AP32788, BLU285, BLU554, INCB39110, INCB40093, INCB50465, INCB52793, INCB54828, MGCD265, NMS-088, NMS-1286937, PF 477736 ((R)-amino-N-[5,6-dihidro-2-(1-metil-1H-pirazol-4-il)-6-oxo-1Hpirrolo[4,3,2-ef][2,3]benzodiazepin-8-il]-ciclohexanoacetamida), PLX3397, PLX7486, PLX8394, PLX9486, PRN1008, PRN1371, RXDX103, RXDX106, RXDX108 y TG101209 (N-ferc-butil-3-(5-metil-2-(4-(4-metilpiperazin-1-il)fenilamino)pirimidin-4-ilamino)bencenosulfonamida).
Los ejemplos no limitantes de inhibidores del punto de control incluyen ipilimumab, tremelimumab, nivolumab, pidilizumab, MPDL3208A, MED14736, MSB0010718C, BMS-936559, BMS-956559, BMS-935559 (MDX-1105), AMP-224 y pembrolizumab.
En algunas realizaciones, los agentes quimioterapéuticos citotóxicos se seleccionan de trióxido de arsénico, bleomicina, cabazitaxel, capecitabina, carboplatino, cisplatino, ciclofosfamida, citarabina, dacarbazina, daunorrubicina, docetaxel, doxorrubicina, etopósido, fluorouracilo, gemcitabina, irinotecán, lomustina, metotrexato, mitomicina C, oxaliplatino, paclitaxel, pemetrexed, temozolomida y vincristina.
Los ejemplos no limitantes de terapias dirigidas a la angiogénesis incluyen aflibercept y bevacizumab.
El término "inmunoterapia" se refiere a un agente que modula el sistema inmunitario. En algunas realizaciones, una inmunoterapia puede aumentar la expresión y/o actividad de un regulador del sistema inmunitario. En algunas realizaciones, una inmunoterapia puede disminuir la expresión y/o actividad de un regulador del sistema inmunitario. En algunas realizaciones, una inmunoterapia puede reclutar y/o potenciar la actividad de una célula inmunitaria.
En algunas realizaciones, la inmunoterapia es una inmunoterapia celular (por ejemplo, terapia de linfocitos T adoptivos, terapia de células dendríticas, terapia con linfocitos citolíticos naturales). En algunas realizaciones, la inmunoterapia celular es sipuleucel-T (APC8015; Provenge™; Plosker (2011) Drugs 71(1): 101-108). En algunas realizaciones, la inmunoterapia celular incluye células que expresan un receptor de antígeno quimérico (CAR, por sus siglas en inglés). En algunas realizaciones, la inmunoterapia celular es una terapia de linfocitos T con CAR. En algunas realizaciones, la terapia de linfocitos T con CAR es tisagenlecleucel (Kymriah™).
En algunas realizaciones, la inmunoterapia es una terapia de anticuerpos (por ejemplo, un anticuerpo monoclonal, un anticuerpo conjugado). En algunas realizaciones, la terapia de anticuerpos es bevacizumab (Mvasti™, Avastin®), trastuzumab (Herceptin®), avelumab (Bavencio®), rituximab (MabThera™, Rituxan®), edrecolomab (Panorex), daratumuab (Darzalex®), olaratumab (Lartruvo™), ofatumumab (Arzerra®), alemtuzumab (Campath®), cetuximab (Erbitux®), oregovomab, pembrolizumab (Keytruda®), dinutiximab (Unituxin®), obinutuzumab (Gazyva®), tremelimumab (CP-675.206), ramucirumab (Cyramza®), ublituximab (TG-1101), panitumumab (Vectibix®), elotuzumab (Empliciti™), avelumab (Bavencio®), necitumumab (Portrazza™), cirmtuzumab (UC-961), ibritumomab (Zevalin®), isatuximab (SAR650984), nimotuzumab, fresolimumab (GC1008), lirilumab (INN), mogamulizumab (Poteligeo®), ficlatuzumab (AV-299), denosumab (Xgeva®), ganitumab, urelumab, pidilizumab o amatuximab.
En algunas realizaciones, la inmunoterapia es un conjugado anticuerpo-fármaco. En algunas realizaciones, el conjugado anticuerpo-fármaco es gemtuzumab ozogamicina (Mylotarg™), inotuzumab ozogamicina (Besponsa®), brentuximab vedotina (Adcetris®), ado-trastuzumab emtansina (TDM-1; Kadcyla®), mirvetuximab soravtansina (IMGN853) o anetumab ravtansina
En algunas realizaciones, la inmunoterapia incluye blinatumomab (AMG103; Blincito®) o midostaurina (Rydapt).
En algunas realizaciones, la inmunoterapia incluye una toxina. En algunas realizaciones, la inmunoterapia es denileucina diftitox (Ontak®).
En algunas realizaciones, la inmunoterapia es una terapia de citocinas. En algunas realizaciones, la terapia con citocinas es una terapia con interleucina 2 (IL-2), una terapia con interferón alfa (IFNa), una terapia con factor estimulante de colonias de granulocitos (G-CSF), una terapia con interleucina 12 (IL-12), una terapia con interleucina 15 (IL-15), una terapia con interleucina 7 (IL-7) o una terapia con eritropoyetina-alfa (EPO). En algunas realizaciones, la terapia con IL-2 es aldesleukina (Proleukin®). En algunas realizaciones, la terapia con IFNa es IntronA® (Roferon-A®). En algunas realizaciones, la terapia con G-CSF es filgrastim (Neupogen®).
En algunas realizaciones, la inmunoterapia es un inhibidor de puntos de control inmunitario. En algunas realizaciones, la inmunoterapia incluye uno o más inhibidores de puntos de control inmunitarios. En algunas realizaciones, el inhibidor de puntos de control inmunitario es un inhibidor de CTLA-4, un inhibidor de PD-1 o un inhibidor de PD-L1. En algunas realizaciones, el inhibidor de CTLA-4 es ipilimumab (Yervoy®) o tremelimumab (CP-675.206). En algunas realizaciones, el inhibidor de PD-1 es pembrolizumab (Keytruda®) o nivolumab (Opdivo®). En algunas realizaciones, el inhibidor de PD-L1 es atezolizumab (Tecentriq®), avelumab (Bavencio®) o durvalumab (Imfinzi™).
En algunas realizaciones, la inmunoterapia es inmunoterapia basada en ARNm. En algunas realizaciones, la inmunoterapia basada en ARNm es CV9104 (véanse, por ejemplo, Rausch et al. (2014) Human Vaccin Immunother 10(11): 3146-52; y Kubler et al. (2015) J. Immunother Cancer 3:26).
En algunas realizaciones, la inmunoterapia es la terapia con bacillus Calmette-Guerin (BCG).
En algunas realizaciones, la inmunoterapia es una terapia viral oncolítica. En algunas realizaciones, la terapia viral oncolítica es talimogén alherparepvec (T-VEC; Imlygic®).
En algunas realizaciones, la inmunoterapia es una vacuna contra el cáncer. En algunas realizaciones, la vacuna contra el cáncer es una vacuna contra el virus del papiloma humano (VPH). En algunas realizaciones, la vacuna contra el VPH es Gardasil®, Gardasil9® o Cervarix®. En algunas realizaciones, la vacuna contra el cáncer es una vacuna contra el virus de la hepatitis B (VHB). En algunas realizaciones, la vacuna contra el VHB es Engerix-B®, Recombivax HB® o GI-13020 (Tarmogen®). En algunas realizaciones, la vacuna contra el cáncer es Twinrix® o Pediarix®. En algunas realizaciones, la vacuna contra el cáncer es BiovaxID®, Oncophage®, GVAX, ADXS11-001, ALVAC-CEA, PROSTVAC®, Rindopepimut®, CimaVax-EGF, lapuleucel-T (APC8024; Neuvenge™), GRNVAC1, GRNVAC2, GRN-1201, hepcortespenlisimut-L (Hepko-V5), DCVAX®, SCIB1, BMT CTN 1401, PrCa VBIR, PANVAC, ProstAtak®, DPX-Survivac o viagenpumatucel-L (HS-110).
En algunas realizaciones, la inmunoterapia es una vacuna peptídica. En algunas realizaciones, la vacuna peptídica es nelipepimut-S (E75) (NeuVax™), IMA901 o SurVaxM (SVN53-67). En algunas realizaciones, la vacuna contra el cáncer es una vacuna de neoantígeno personal inmunogénica (véanse, por ejemplo, Ott et al. (2017) Nature 547: 217-221; Sahin et al. (2017) Nature 547: 222-226). En algunas realizaciones, la vacuna contra el cáncer es RGSH4K o NEO-PV-01. En algunas realizaciones, la vacuna contra el cáncer es una vacuna basada en ADN. En algunas realizaciones, la vacuna basada en ADN es una vacuna de ADN de mamaglobina-A (véase, por ejemplo, Kim et al. (2016) Oncolmmunology 5(2): e1069940).
En algunas realizaciones, los agentes inmunoespecíficos se seleccionan de aldesleukina, interferón alfa-2b, ipilimumab, lambrolizumab, nivolumab, prednisona y sipuleucel-T.
Los ejemplos no limitantes de radioterapia incluyen terapia con radioyoduro, radiación de haz externo y radioterapia 223.
Los inhibidores de cinasa adicionales incluyen los descritos en, por ejemplo, las Patentes de EE.UU. N.° 7.514.446; 7.863.289; 8.026.247; 8.501.756; 8.552.002; 8.815.901; 8.912.204; 9.260.437; 9.273.051; la Publicación de EE.UU. N.° US 2015/0018336; la Publicación Internacional N.° WO 2007/002325; WO 2007/002433; WO 2008/080001; WO 2008/079906 WO 2008/079903; WO 2008/079909; WO 2008/080015; WO 2009/007748; WO 2009/012283; WO 2009/143018 WO 2009/143024; WO 2009/014637; 2009/152083; WO 2010/111527; WO 2012/109075; WO 2014/194127 WO 2015/112806 WO 2007/110344 WO 2009/071480 WO 2009/118411 WO 2010/031816 WO 2010/145998 WO 2011/092120 WO 2012/101032 WO 2012/139930 WO 2012/143248 WO 2012/152763 WO 2013/014039 WO 2013/102059 WO 2013/050448 WO 2013/050446 WO 2014/019908 WO 2014/072220 WO 2014/184069 y WO 2016/075224
Otros ejemplos de inhibidores de cinasa incluyen los descritos en, por ejemplo, los documentos WO 2016/081450; WO 2016/022569; WO 2016/011141; WO 2016/011144; WO 2016/011147; WO 2015/191667; WO 2012/101029; WO 2012/113774; WO 2015/191666; WO 2015/161277; WO 2015/161274; WO 2015/108992; WO 2015/061572; WO 2015/058129; WO 2015/057873; WO 2015/017528; WO/2015/017533; WO 2014/160521; y WO 2014/011900.
Otros ejemplos de inhibidores de cinasas incluyen luminespib (AUY-922, NVP-AUY922) (5-(2,4-dihidroxi-5-isopropilfenil)-N-etil-4-(4-(morfolinometil)fenil)isoxazol-3-carboxamida) y doramapimod (BIRB-796) (1-[5-terc-butil-2-(4-metilfenil)pirazol-3-il]-3-[4-(2-morfolin-4-iletoxi)naftalen-1-il]urea).
Por consiguiente, en el presente documento también se proporciona un compuesto para su uso en un método para tratar el cáncer, que comprende administrar a un paciente que lo necesite una combinación farmacéutica para tratar el cáncer que comprende (a) un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, (b) un agente terapéutico adicional y (c) opcionalmente al menos un portador farmacéuticamente aceptable para uso simultáneo, por separado o secuencial para el tratamiento del cáncer, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del cáncer.
En algunas realizaciones, el agente o agentes terapéuticos adicionales incluyen uno cualquiera de las terapias o agentes terapéuticos enumerados anteriormente que son normas de atención en cánceres en donde el cáncer tiene una desregulación de un gen RET, una proteína RET, o la expresión, actividad o nivel de cualquiera de los mismos.
Estos agentes terapéuticos adicionales pueden administrarse con una o más dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como parte de las mismas o distintas formas farmacéuticas, a través de las mismas o diferentes vía de administración y/o del mismo programa de administración u otro diferente según la práctica farmacéutica estándar conocida por un experto en la materia.
En el presente documento también se proporciona (i) una combinación farmacéutica para tratar un cáncer en un paciente que lo necesite, que comprende (a) un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, (b) al menos un agente terapéutico adicional (por ejemplo, cualquiera de los agentes terapéuticos adicionales de ejemplo descritos en el presente documento o conocidos en la materia) y (c) opcionalmente al menos un portador farmacéuticamente aceptable para uso simultáneo, por separado o secuencial para el tratamiento de un cáncer, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del cáncer; (ii) una composición farmacéutica que comprende dicha combinación; (y (iii) un envase o producto comercial que comprende tal combinación como una preparación combinada para uso simultáneo, por separado o secuencial; y a dichas composiciones para su uso en un método de tratamiento del cáncer en un paciente que lo necesite. En una realización, el paciente es un ser humano. En algunas realizaciones, el cáncer es un cáncer asociado a RET. Por ejemplo, un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET.
Como se usa en el presente documento, la expresión "combinación farmacéutica" se refiere a una terapia farmacéutica resultante de la mezcla o la combinación de más de un principio activo e incluye combinaciones tanto fijas como no fijas de los principios activos. La expresión "combinación fija" significa que un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y al menos un agente terapéutico adicional (por ejemplo, un agente quimioterapéutico), se administran ambos a un paciente simultáneamente en forma de una sola composición o dosificación. La expresión "combinación no fija" significa que un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y al menos un agente terapéutico adicional (por ejemplo, agente quimioterapéutico) se formulan como composiciones o dosificaciones separadas, de tal manera que pueden administrarse a un paciente que lo necesite de forma simultánea, concurrente o secuencial con límites de tiempo intermedios variables, en donde dicha administración proporciona niveles eficaces de los dos o más compuestos en el organismo del paciente. Estos también se aplican a las terapias de cóctel, por ejemplo, la administración de tres o más principios activos
Por consiguiente, en el presente documento también se proporciona un compuesto para su uso en un método para tratar un cáncer, que comprende administrar a un paciente que lo necesite una combinación farmacéutica para tratar el cáncer que comprende (a) un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, (b) un agente terapéutico adicional y (c) opcionalmente al menos un portador farmacéuticamente aceptable para uso simultáneo, por separado o secuencial para el tratamiento del cáncer, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del cáncer. En una realización, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se administran simultáneamente como dosis separadas. En una realización, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se administran como dosis separadas secuencialmente en cualquier orden, en cantidades terapéuticamente eficaces en conjunto, por ejemplo, en dosis diarias o intermitentes. En una realización, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se administran simultáneamente como una dosis combinada. En algunas realizaciones, el cáncer es un cáncer asociado a RET. Por ejemplo, un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el agente terapéutico adicional
es crizotinib. En algunas realizaciones, el agente terapéutico adicional es osimertinib. En algunas realizaciones, al paciente se le ha administrado una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, antes de la administración de la composición farmacéutica. En algunas realizaciones, el cáncer es un cáncer de pulmón (por ejemplo, un cáncer de pulmón asociado a RET).
En el presente documento también se proporciona un compuesto para su uso en un método para tratar una enfermedad o trastorno mediado por RET en un paciente que necesita dicho tratamiento, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo. En algunas realizaciones, la enfermedad o trastorno mediado por RET es una desregulación del gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos. Por ejemplo, la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos incluye una o más mutaciones de resistencia a inhibidores de RET. Una enfermedad o trastorno mediado por RET puede incluir cualquier enfermedad, trastorno o afección relacionada directa o indirectamente con la expresión o actividad de RET, incluyendo la sobreexpresión y/o niveles anormales de actividad. En una realización, la enfermedad es cáncer (por ejemplo, un cáncer asociado a RET). En una realización, el cáncer es cualquiera de los cánceres o cánceres asociados a RET descritos en el presente documento. En algunas realizaciones, el agente terapéutico adicional es crizotinib. En algunas realizaciones, el agente terapéutico adicional es osimertinib. En algunas realizaciones, al paciente se le ha administrado una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, antes de la administración de la composición farmacéutica. En algunas realizaciones, el cáncer es un cáncer de pulmón (por ejemplo, un cáncer de pulmón asociado a RET).
Aunque la base genética de la tumorigénesis puede variar entre diferentes tipos de cáncer, los mecanismos celulares y moleculares requeridos para la metástasis parecen ser similares para todos los tipos de tumores sólidos. Durante una cascada metastásica, las células cancerosas pierden respuestas inhibidoras del crecimiento, sufren alteraciones en la adhesividad y producen enzimas que pueden degradar los componentes de la matriz extracelular. Esto conduce al desprendimiento de las células tumorales del tumor original, infiltración en la circulación a través de la vasculatura recién formada, migración y extravasación de las células tumorales en sitios distantes favorables en los que pueden formar colonias. Se ha identificado una serie de genes como promotores o supresores de la metástasis. Por ejemplo, la sobreexpresión del factor neurotrófico derivado de células de la glía (GDNF) y su receptor tirosina cinasa RET se han correlacionado con la proliferación y metástasis del cáncer. Véase, por ejemplo, Zeng, Q. et al. J. Int. Med. Res. (2008) 36(4): 656-64.
Por consiguiente, en el presente documento se proporcionan compuestos para su uso en métodos para inhibir, prevenir, ayudar en la prevención o disminuir los síntomas de la metástasis de un cáncer en un paciente que lo necesite, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo. Dichos métodos se pueden usar en el tratamiento de uno o más de los cánceres descritos en el presente documento. Véanse, por ejemplo, la Publicación de EE.UU. N.° 2013/0029925; la Publicación Internacional N.° WO 2014/083567; y la Patente de EE.UU. N.° 8.568.998. Véanse también, por ejemplo, Hezam K et al., Rev Neurosci 26 de enero de 2018;29:93-98; Gao L, et al., Pancreas enero de 2015;44:134-143; Ding K et al., J Biol Chem 6 de junio de 2014; 289:16057-71; y Amit M et al., Oncogene 8 de junio de 2017; 36:3232-3239. En algunas realizaciones, el cáncer es un cáncer asociado a RET. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se usa en combinación con una terapia adicional u otro agente terapéutico, incluyendo un agente quimioterapéutico, tal como un inhibidor de cinasa. Por ejemplo, un primer o segundo inhibidores de cinasa RET. En algunas realizaciones, el agente terapéutico adicional es crizotinib. En algunas realizaciones, el agente terapéutico adicional es osimertinib. En algunas realizaciones, al paciente se le ha administrado una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, antes de la administración de la composición farmacéutica. En algunas realizaciones, el cáncer es un cáncer de pulmón (por ejemplo, un cáncer de pulmón asociado a RET).
El término "metástasis" es un término conocido en la técnica y significa la formación de un tumor adicional (por ejemplo, un tumor sólido) en un sitio distante de un tumor primario en un sujeto o paciente, en donde el tumor adicional incluye las mismas células de cáncer o similares, como el tumor primario.
También se proporcionan compuestos para su uso en métodos para disminuir el riesgo de desarrollar una metástasis o una metástasis adicional en un paciente que tiene un cáncer asociado a RET que incluyen: seleccionar, identificar o diagnosticar a un paciente con un cáncer asociado a RET, y administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo al paciente seleccionado, identificado o diagnosticado con un cáncer asociado a RET. También se proporcionan compuestos para su uso en métodos para disminuir el riesgo de desarrollar una metástasis o una metástasis adicional en un paciente que tiene un cáncer asociado a RET que incluye la administración de una cantidad terapéuticamente eficaz de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a IL), o una sal o solvato
farmacéuticamente aceptable de la misma, para un paciente que tiene un cáncer asociado a RET. La disminución del riesgo de desarrollar una metástasis o una metástasis adicional en un paciente que tiene un cáncer asociado a RET puede compararse con el riesgo de desarrollar una metástasis o una metástasis adicional en el paciente antes del tratamiento o en comparación con un paciente o una población de pacientes que tienen un cáncer asociado a RET igual o similar al que no ha recibido ningún tratamiento o un tratamiento diferente. En algunas realizaciones, el cáncer asociado a RET es un cáncer asociado a RET que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, el agente terapéutico adicional es crizotinib. En algunas realizaciones, el agente terapéutico adicional es osimertinib. En algunas realizaciones, al paciente se le ha administrado una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, antes de la administración de la composición farmacéutica. En algunas realizaciones, el cáncer es un cáncer de pulmón (por ejemplo, un cáncer de pulmón asociado a RET).
La expresión "riesgo de desarrollar una metástasis" significa el riesgo de que un sujeto o paciente que tiene un tumor primario desarrolle un tumor adicional (por ejemplo, un tumor sólido) en un sitio distante de un tumor primario en un sujeto o paciente a lo largo un período de tiempo determinado, en donde el tumor adicional incluye las mismas células de cáncer o similares, como el tumor primario. Los métodos para reducir el riesgo de desarrollar una metástasis en un sujeto o paciente que tiene un cáncer se describen en el presente documento.
La expresión "riesgo de desarrollar metástasis adicionales" significa el riesgo de que un sujeto o paciente que tiene un tumor primario y uno o más tumores adicionales en sitios distantes del tumor primario (en donde el uno o más tumores adicionales incluyen las mismas células cancerosas o similares a las del tumor primario) desarrolle uno o más tumores adicionales distantes del tumor primario, en donde los tumores adicionales incluyen las mismas células cancerosas o similares a las del tumor primario. Los métodos para reducir el riesgo de desarrollar metástasis adicionales se describen en el presente documento.
En algunas realizaciones, la presencia de una o más mutaciones de resistencia a inhibidores de RET en un tumor hace que el tumor sea más resistente al tratamiento con un primer inhibidor de RET. A continuación se describen métodos útiles cuando una mutación de resistencia a inhibidores de RET hace que el tumor sea más resistente al tratamiento con un primer inhibidor de RET. Por ejemplo, en el presente documento se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene un cáncer que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y administrar al sujeto identificado un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. También se proporcionan compuestos para su uso en métodos para tratar a un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET que incluyen la administración al sujeto de un compuesto de fórmula I (por ejemplo, cualquiera de las fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D.
Por ejemplo, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un compuesto seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos un mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib,
ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)cidohexano-1-carboxamida), BLU6864, DS-50lO, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un compuesto seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos un mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4; y (d) administrar al un compuesto seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia a inhibidores de RET V804M, G810S o G810R; y (d) administrar al sujeto un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos un mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
Como ejemplo adicional, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668, como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668, como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4; y (d) administrar al sujeto un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y n Ms -E668, como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia a inhibidores de RET V804M, G810S o G810R; y (d) administrar al sujeto un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668, como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
Como ejemplo adicional, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un segundo agente terapéutico, en donde el segundo agente terapéutico se selecciona del grupo que consiste en crizotinib y osimertinib, como monoterapia o junto con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a IL), o una sal o solvato farmacéuticamente aceptable del mismo, si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones de la proteína cinasa RET de la Tabla 2 en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4; y (d) administrar al sujeto un segundo agente terapéutico, en donde el segundo agente terapéutico se selecciona del grupo que consiste en crizotinib y osimertinib, como monoterapia o junto con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones anteriores, el cáncer asociado a RET es un cáncer de pulmón.
En algunas realizaciones, la presencia de una o más mutaciones de resistencia a inhibidores de RET en un tumor hace que el tumor sea más resistente al tratamiento con un primer inhibidor de RET. A continuación se describen métodos útiles cuando una mutación de resistencia a inhibidores de RET hace que el tumor sea más resistente al
tratamiento con un primer inhibidor de RET. Por ejemplo, en el presente documento se proporcionan métodos para tratar a un sujeto que tiene un cáncer que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y administrar al sujeto identificado un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. También se proporcionan compuestos para su uso en métodos para tratar a un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET que incluyen la administración al sujeto de un compuesto de fórmula I (por ejemplo, cualquiera de las fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D.
Por ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1 H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, Ds -5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un compuesto seleccionado entre los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la
proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un compuesto de Fórmula I seleccionado entre los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
Como otro ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y n Ms -E668, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y n Ms -E668, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L) seleccionado entre los Ejemplos 1-151 o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib,
regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)cidohexano-1-carboxamida), BLU6864, DS-5010, GSK3179l06, GSK3352589 y NMS-E668, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
Como otro ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo agente terapéutico, en donde el segundo agente terapéutico se selecciona entre el grupo que consiste en crizotinib y osimertinib, como monoterapia o junto con un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a IL), o una sal o solvato farmacéuticamente aceptable del mismo, para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET/inserciones de la Tabla 2 en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un segundo agente terapéutico, en donde el segundo agente terapéutico se selecciona entre el grupo que consiste en crizotinib y osimertinib, como monoterapia o junto con un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones de lo anterior, el cáncer asociado con RET es un cáncer de pulmón.
En algunas realizaciones, la presencia de una o más mutaciones de resistencia al inhibidor de RET en un tumor hace que el tumor sea más resistente al tratamiento con un primer inhibidor de RET. A continuación se describen métodos útiles cuando una mutación de resistencia al inhibidor de RET hace que el tumor sea más resistente al tratamiento con un primer inhibidor de RET. Por ejemplo, en el presente documento se describen procedimientos de tratamiento de un sujeto que tiene un cáncer que incluye: identificar a un sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia al inhibidor de RET; y administrar al sujeto identificado un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. También se proporcionan compuestos para usar en métodos de tratamiento de un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia al inhibidor de RET que incluyen la administración al sujeto de un compuesto de fórmula I (por ejemplo, cualquiera de las fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. En algunas realizaciones, una o más mutaciones de resistencia al inhibidor de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, una o más mutaciones de resistencia al inhibidor de RET incluyen una o más mutaciones de resistencia al inhibidor de RET enumeradas en las Tablas 3 y 4. Por ejemplo, una o más mutaciones de resistencia al inhibidor de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D.
Por ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1 H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1 -carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticancerígeno al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1-carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L) seleccionado entre los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticancerígeno al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1 -carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L) seleccionado entre los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticancerígeno al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente
eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metiMH-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metiMH-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1-carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
Como otro ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metiMH-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metiMH-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1-carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1-carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al
inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3- carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1-carboxamida; 1-(5-(3-ciano-6-(1-metiMH-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metiMH-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: ((S)-4-(6-(4-(2-hidroxi-3-fenilpropanoil)piperazin-1-il)piridin-3-il)-6-(1-metiMH-pirazol-4- il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-( 1 -metil-1 H-pirazol-4-il)-4-(6-(4-(2-(piridin-2-il)acetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 2,2,2-trifluoroacetato de 4-(6-(4-(2,6-difluorobenzoil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N,N-dietilpiperazin-1 -carboxamida; 1-(5-(3-ciano-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-N-(2-metoxi-3-metilbutil)piperidin-4-carboxamida; bis(2,2,2-trifluoroacetato) de 4-(6-(4-(2-(5-fluoropiridin-2-il)acetil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2,6-difluorobencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-(2-metoxibencil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(1-metil-1H-pirazol-4-il)-4-(6-(4-(piridin-2-ilmetil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)-6-(1-metil-1H-pirazol-4-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metií)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene
al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticancerígeno al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metii)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto de Fórmula seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona del grupo que consiste en 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-N)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6diazabicido[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabicido[3.1.l]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabicido[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.11]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un compuesto de Fórmula I seleccionado de los Ejemplos 1-151 o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
Como otro ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-ii)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.l]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.11]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151 o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi^-^-^-^-metoxipiridin^-iOmetiOpiperazin-l-iOpiridin^-iOpirazolon^-apridin^-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los
métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morpholinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.11]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: 4-(6-(4-bencilpiperazin-1-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxietoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (R)-6-(2-hidroxipropoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-metoxietoxi)-4-(6-(4-((6-metoxipiridin-3-il)metil)piperazin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(6-(6-metoxinicotinoil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-(dimetilamino)etoxi)-4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-(2-morfolinoetoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; 4-(6-(6-((6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)piridin-3-il)-6-((1-metil-1H-imidazol-4-il)metoxi)pirazolo[1,5-a]piridin-3-carbonitrilo; y 6-etoxi-4-(5-(6-((5-fluoro-6-metoxipiridin-3-il)metil)-3,6-diazabiciclo[3.1.1]heptan-3-il)pirazin-2-il)pirazolo[1,5-a]piridin-3-carbonitrilo; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1 -il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticancerígeno al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor de RET, en donde el primer inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d)
administrar un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso al sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del primer inhibidor de RET de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
Como otro ejemplo, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para usar en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión o actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento, compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales de la proteína cinasa RET /inserciones/eliminaciones de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia al inhibidor de RET de las Tablas 3 o 4; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1 -il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloroN-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET. En algunas realizaciones, se proporcionan en el presente documento compuestos para usar en métodos para tratar un cáncer asociado con RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia al inhibidor de RET V804M, G810S o G810R; y (d) administrar un segundo inhibidor de RET, en donde el segundo inhibidor de RET se selecciona entre el grupo que consiste en: N-(1-(5-(3-ciano-6-(2-hidroxi-2-metilpropoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)benzamida; 6-etoxi-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)azetidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-((6-metoxipiridazin-3-il)oxi)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; (S)-6-(2-hidroxi-2-metilpropoxi)-4-(6-(3-(piridin-2-iloxi)pirrolidin-1 -il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)-5-fluoro-2-metilbenzamida; 3-cloro-N-(1-(5-(3-ciano-6-((3-fluoro-1-metilazetidin-3-il)metoxi)pirazolo[1,5-a]piridin-4-il)piridin-2-il)-4-metilpiperidin-4-il)picolinamida; N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)piridin-2-il)-3-hidroxipiperidin-4-il)-3-metilbutanamida; 6-(2-hidroxi-2-metilpropoxi)-4-(6-(4-hidroxi-4-(piridin-2-ilmetil)piperidin-1-il)piridin-3-il)pirazolo[1,5-a]piridin-3-carbonitrilo; y 3-cloro-N-((3S,4S)-1-(5-(3-ciano-6-etoxipirazolo[1,5-a]piridin-4-il)pirazin-2-il)-3-hidroxipiperidin-4-il)picolinamida; o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia al inhibidor de RET; o (e) administrar dosis adicionales del compuesto de Fórmula I, o una sal 0 solvato farmacéuticamente aceptable del mismo de la etapa (b) al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia al inhibidor de RET.
En algunas realizaciones proporcionadas en el presente documento, el ADN tumoral circulante se puede usar para monitorizar el grado de respuesta de un paciente a una terapia particular (por ejemplo, un primer inhibidor de RET, un segundo inhibidor de RET, o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo). Por ejemplo, antes de comenzar el tratamiento con una terapia como se describe en el presente documento (por ejemplo, un primer inhibidor de RET, un segundo inhibidor de RET, o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo), se puede obtener una muestra biológica del sujeto y determinar el nivel de ADN tumoral circulante en la muestra biológica. Esta muestra se puede considerar una muestra de referencia. A continuación, al sujeto se le puede administrar una o más dosis de una terapia como se describe en el presente documento (por ejemplo, un primer inhibidor de RET, un segundo inhibidor de RET, o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo) y se pueden monitorizar los niveles de ADN tumoral circulante (por ejemplo, después de la primera dosis, segunda dosis, tercera dosis, etc., o después de una semana, dos semanas, tres semanas, cuatro semanas, etc.). Si el nivel de ADN tumoral circulante es inferior al de la muestra de referencia (por ejemplo, una reducción del 1 % a aproximadamente el 99 %, una reducción del 1 % a aproximadamente el 95 %, una reducción del 1 % a aproximadamente el 90 %, una reducción del 1 % a aproximadamente el 85 %, una reducción del 1 % a aproximadamente el 80 %, una reducción del 1 % a aproximadamente el 75 %, una reducción del 1 % a una reducción de aproximadamente el 70 %, una reducción del 1 % a una reducción de aproximadamente el 65 %, una reducción del 1 % a una reducción de aproximadamente el 60 %, una reducción del 1 % a una reducción de aproximadamente el 55 %, una reducción del 1 % a una reducción de aproximadamente el 50 %, una reducción del 1 % a una reducción de aproximadamente el 45 %, una reducción del 1 % a una reducción de aproximadamente el 40 %, una reducción del 1 % a una reducción de aproximadamente el 35 %, una reducción del 1 % a una reducción de aproximadamente el 30 %, una reducción del 1 % a una reducción de aproximadamente el 25 %, una reducción del 1 % a una reducción de aproximadamente el 20 %, una reducción del 1 % a una reducción de aproximadamente el 15 %, una reducción del 1 % a una reducción de aproximadamente el 10 %, una reducción del 1 % a aproximadamente el 5 %, una reducción de aproximadamente el 5 % a aproximadamente el 99 %, una reducción de aproximadamente el 10 % a aproximadamente el 99 %, una reducción de aproximadamente el 15 % a aproximadamente el 99 %, una reducción de aproximadamente el 20 % a aproximadamente el 99 %, una reducción de aproximadamente el 25 % a aproximadamente el 99 %, una reducción de aproximadamente el 30 % a aproximadamente el 99 %, una reducción de aproximadamente el 35 % a aproximadamente el 99 %, una reducción de aproximadamente el 40 % a aproximadamente el 99 %, una reducción de aproximadamente el 45 % a aproximadamente el 99 %, una reducción de aproximadamente el 50 % a aproximadamente el 99 %, una reducción de aproximadamente el 55 % a aproximadamente el 99 %, una reducción de aproximadamente el 60 % a aproximadamente el 99 %, una reducción de aproximadamente el 65 % a aproximadamente el 99 %, una reducción de aproximadamente el 70 % a aproximadamente el 99 %, una reducción
de aproximadamente el 75 % a aproximadamente el 95 %, una reducción de aproximadamente el 80 % a aproximadamente el 99 %, una reducción de aproximadamente el 90 % a una reducción de aproximadamente el 99 %, una reducción de aproximadamente el 95 % a aproximadamente el 99 %, una reducción de aproximadamente el 5 % a aproximadamente el 10 %, una reducción de aproximadamente el 5 % a aproximadamente el 25 %, una reducción de aproximadamente el 10 % a aproximadamente el 30 %, una reducción de aproximadamente el 20 % a aproximadamente el 40 %, una reducción de aproximadamente el 25 % a aproximadamente el 50 %, una reducción de aproximadamente el 35 % a aproximadamente el 55 %, una reducción de aproximadamente el 40 % a aproximadamente el 60 %, una reducción de aproximadamente el 50 % a una reducción de aproximadamente el 75 %, una reducción de aproximadamente el 60 % a una reducción de aproximadamente el 80 %, o una reducción de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto es indicativo del grado de respuesta a la terapia. En algunas realizaciones, el nivel de ADN tumoral circulante se reduce de tal manera que esté por debajo del límite de detección del instrumento. En algunas realizaciones, el nivel de ADN tumoral circulante en una muestra biológica obtenida del paciente (n) se compara con la muestra tomada justo antes (n-1). Si el nivel de ADN tumoral circulante en la muestra n es inferior al de la muestra n-1 (por ejemplo, una reducción del 1 % a aproximadamente el 99 %, una reducción del 1 % a aproximadamente el 95 %, una reducción del 1 % a aproximadamente el 90 %, una reducción del 1 % a aproximadamente el 85 %, una reducción del 1 % a aproximadamente el 80 %, una reducción del 1 % a aproximadamente el 75 %, una reducción del 1 % a una reducción de aproximadamente el 70 %, una reducción del 1 % a una reducción de aproximadamente el 65 %, una reducción del 1 % a una reducción de aproximadamente el 60 %, una reducción del 1 % a una reducción de aproximadamente el 55 %, una reducción del 1 % a una reducción de aproximadamente el 50 %, una reducción del 1 % a una reducción de aproximadamente el 45 %, una reducción del 1 % a una reducción de aproximadamente el 40 %, una reducción del 1 % a una reducción de aproximadamente el 35 %, una reducción del 1 % a una reducción de aproximadamente el 30 %, una reducción del 1 % a una reducción de aproximadamente el 25 %, una reducción del 1 % a una reducción de aproximadamente el 20 %, una reducción del 1 % a una reducción de aproximadamente el 15 %, una reducción del 1 % a una reducción de aproximadamente el 10 %, una reducción del 1 % a aproximadamente el 5 %, una reducción de aproximadamente el 5 % a aproximadamente el 99 %, una reducción de aproximadamente el 10 % a aproximadamente el 99 %, una reducción de aproximadamente el 15 % a aproximadamente el 99 %, una reducción de aproximadamente el 20 % a aproximadamente el 99 %, una reducción de aproximadamente el 25 % a aproximadamente el 99 %, una reducción de aproximadamente el 30 % a aproximadamente el 99 %, una reducción de aproximadamente el 35 % a aproximadamente el 99 %, una reducción de aproximadamente el 40 % a aproximadamente el 99 %, una reducción de aproximadamente el 45 % a aproximadamente el 99 %, una reducción de aproximadamente el 50 % a aproximadamente el 99 %, una reducción de aproximadamente el 55 % a aproximadamente el 99 %, una reducción de aproximadamente el 60 % a aproximadamente el 99 %, una reducción de aproximadamente el 65 % a aproximadamente el 99 %, una reducción de aproximadamente el 70 % a aproximadamente el 99 %, una reducción de aproximadamente el 75 % a aproximadamente el 95 %, una reducción de aproximadamente el 80 % a aproximadamente el 99 %, una reducción de aproximadamente el 90 % a una reducción de aproximadamente el 99 %, una reducción de aproximadamente el 95 % a aproximadamente el 99 %, una reducción de aproximadamente el 5 % a aproximadamente el 10 %, una reducción de aproximadamente el 5 % a aproximadamente el 25 %, una reducción de aproximadamente el 10 % a aproximadamente el 30 %, una reducción de aproximadamente el 20 % a aproximadamente el 40 %, una reducción de aproximadamente el 25 % a aproximadamente el 50 %, una reducción de aproximadamente el 35 % a aproximadamente el 55 %, una reducción de aproximadamente el 40 % a aproximadamente el 60 %, una reducción de aproximadamente el 50 % a una reducción de aproximadamente el 75 %, una reducción de aproximadamente el 60 % a una reducción de aproximadamente el 80 %, o una reducción de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto es indicativo del grado de respuesta a la terapia. En algunas realizaciones, el nivel de ADN tumoral circulante se reduce de tal manera que esté por debajo del límite de detección del instrumento. En el caso del grado de respuesta a la terapia, al sujeto se le puede administrar una o más dosis de la terapia y se puede seguir monitorizando el ADN tumoral circulante.
Si el nivel de ADN tumoral circulante en la muestra es superior al valor de referencia (por ejemplo, un aumento del 1 % a aproximadamente el 99 %, un aumento del 1 % a aproximadamente el 95 %, un aumento del 1 % a aproximadamente el 90 %, un aumento del 1 % a aproximadamente el 85 %, un aumento del 1 % a aproximadamente el 80 %, un aumento del 1 % a aproximadamente el 75 %, un aumento del 1 % a un aumento de aproximadamente el 70 %, un aumento del 1 % a un aumento de aproximadamente el 65 %, un aumento del 1 % a un aumento de aproximadamente el 60 %, un aumento del 1 % a un aumento de aproximadamente el 55 %, un aumento del 1 % a un aumento de aproximadamente el 50 %, un aumento del 1 % a un aumento de aproximadamente el 45 %, un aumento del 1 % a un aumento de aproximadamente el 40 %, un aumento del 1 % a un aumento de aproximadamente el 35 %, un aumento del 1 % a un aumento de aproximadamente el 30 %, un aumento del 1 % a un aumento de aproximadamente el 25 %, un aumento del 1 % a un aumento de aproximadamente el 20 %, un aumento del 1 % a un aumento de aproximadamente el 15 %, un aumento del 1 % a un aumento de aproximadamente el 10 %, un aumento del 1 % a aproximadamente el 5 %, un aumento de aproximadamente el 5 % a aproximadamente el 99 %, un aumento de aproximadamente el 10 % a aproximadamente el 99 %, un aumento de aproximadamente el 15 % a aproximadamente el 99 %, un aumento de aproximadamente el 20 % a aproximadamente el 99 %, un aumento de aproximadamente el 25 % a aproximadamente el 99 %, un aumento de aproximadamente el 30 % a aproximadamente el 99 %, un aumento de aproximadamente el 35 % a aproximadamente el 99 %, un aumento de aproximadamente el 40 % a aproximadamente el 99 %, un aumento de aproximadamente el 45 % a aproximadamente el 99 %, un aumento de aproximadamente el 50 % a aproximadamente el 99 %, un aumento de aproximadamente el 55 % a
aproximadamente el 99 %, un aumento de aproximadamente el 60 % a aproximadamente el 99 %, un aumento de aproximadamente el 65 % a aproximadamente el 99 %, un aumento de aproximadamente el 70 % a aproximadamente el 99 %, un aumento de aproximadamente el 75 % a aproximadamente el 95 %, un aumento de aproximadamente el 80 % a aproximadamente el 99 %, un aumento de aproximadamente el 90 % a un aumento de aproximadamente el 99 %, un aumento de aproximadamente el 95 % a aproximadamente el 99 %, un aumento de aproximadamente el 5 % a aproximadamente el 10 %, un aumento de aproximadamente el 5 % a aproximadamente el 25 %, un aumento de aproximadamente el 10 % a aproximadamente el 30 %, un aumento de aproximadamente el 20 % a aproximadamente el 40 %, un aumento de aproximadamente el 25 % a aproximadamente el 50 %, un aumento de aproximadamente el 35 % a aproximadamente el 55 %, un aumento de aproximadamente el 40 % a aproximadamente el 60 %, un aumento de aproximadamente el 50 % a un aumento de aproximadamente el 75 %, un aumento de aproximadamente el 60 % a un aumento de aproximadamente el 80 %, o un aumento de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto puede ser indicativo de resistencia a la terapia. Si el nivel de ADN tumoral circulante en la muestra n es superior al de la muestra n-1 (por ejemplo, un aumento del 1 % a aproximadamente el 99 %, un aumento del 1 % a aproximadamente el 95 %, un aumento del 1 % a aproximadamente el 90 %, un aumento del 1 % a aproximadamente el 85 %, un aumento del 1 % a aproximadamente el 80 %, un aumento del 1 % a aproximadamente el 75 %, un aumento del 1 % a un aumento de aproximadamente el 70 %, un aumento del 1 % a un aumento de aproximadamente el 65 %, un aumento del 1 % a un aumento de aproximadamente el 60 %, un aumento del 1 % a un aumento de aproximadamente el 55 %, un aumento del 1 % a un aumento de aproximadamente el 50 %, un aumento del 1 % a un aumento de aproximadamente el 45 %, un aumento del 1 % a un aumento de aproximadamente el 40 %, un aumento del 1 % a un aumento de aproximadamente el 35 %, un aumento del 1 % a un aumento de aproximadamente el 30 %, un aumento del 1 % a un aumento de aproximadamente el 25 %, un aumento del 1 % a un aumento de aproximadamente el 20 %, un aumento del 1 % a un aumento de aproximadamente el 15 %, un aumento del 1 % a un aumento de aproximadamente el 10 %, un aumento del 1 % a aproximadamente el 5 %, un aumento de aproximadamente el 5 % a aproximadamente el 99 %, un aumento de aproximadamente el 10 % a aproximadamente el 99 %, un aumento de aproximadamente el 15 % a aproximadamente el 99 %, un aumento de aproximadamente el 20 % a aproximadamente el 99 %, un aumento de aproximadamente el 25 % a aproximadamente el 99 %, un aumento de aproximadamente el 30 % a aproximadamente el 99 %, un aumento de aproximadamente el 35 % a aproximadamente el 99 %, un aumento de aproximadamente el 40 % a aproximadamente el 99 %, un aumento de aproximadamente el 45 % a aproximadamente el 99 %, un aumento de aproximadamente el 50 % a aproximadamente el 99 %, un aumento de aproximadamente el 55 % a aproximadamente el 99 %, un aumento de aproximadamente el 60 % a aproximadamente el 99 %, un aumento de aproximadamente el 65 % a aproximadamente el 99 %, un aumento de aproximadamente el 70 % a aproximadamente el 99 %, un aumento de aproximadamente el 75 % a aproximadamente el 95 %, un aumento de aproximadamente el 80 % a aproximadamente el 99 %, un aumento de aproximadamente el 90 % a un aumento de aproximadamente el 99 %, un aumento de aproximadamente el 95 % a aproximadamente el 99 %, un aumento de aproximadamente el 5 % a aproximadamente el 10 %, un aumento de aproximadamente el 5 % a aproximadamente el 25 %, un aumento de aproximadamente el 10 % a aproximadamente el 30 %, un aumento de aproximadamente el 20 % a aproximadamente el 40 %, un aumento de aproximadamente el 25 % a aproximadamente el 50 %, un aumento de aproximadamente el 35 % a aproximadamente el 55 %, un aumento de aproximadamente el 40 % a aproximadamente el 60 %, un aumento de aproximadamente el 50 % a un aumento de aproximadamente el 75 %, un aumento de aproximadamente el 60 % a un aumento de aproximadamente el 80 %, o un aumento de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto puede ser indicativo de resistencia a la terapia. Cuando se sospecha resistencia a la terapia, el sujeto puede someterse a una o más pruebas de imagen, biopsia, cirugía u otras pruebas de diagnóstico. En algunas realizaciones, cuando se sospecha resistencia a la terapia, al sujeto se le puede administrar (ya sea como monoterapia o en combinación con la terapia anterior) un compuesto capaz de tratar una resistencia a inhibidores de RET (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como se proporciona en el presente documento). Véanse, por ejemplo, Cancer Discov; 7(12); 1368-70 (2017); y Cancer Discov; 7(12); 1394 403 (2017).
En algunas realizaciones proporcionadas en el presente documento, se puede usar un biomarcador proteico para monitorizar el grado de respuesta de un paciente a una terapia particular (por ejemplo, un primer inhibidor de RET, un segundo inhibidor de RET, o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo). Por ejemplo, antes de comenzar el tratamiento con una terapia como se describe en el presente documento (por ejemplo, un primer inhibidor de RET, un segundo inhibidor de RET, o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo), se puede obtener una muestra biológica del sujeto y se puede determinar el nivel de un biomarcador proteico en la muestra biológica. Esta muestra se puede considerar una muestra de referencia. A continuación, al sujeto se le puede administrar una o más dosis de una terapia como se describe en el presente documento (por ejemplo, un primer inhibidor de RET, un segundo inhibidor de RET, o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo) y se pueden monitorizar los niveles del biomarcador proteico (por ejemplo, después de la primera dosis, segunda dosis, tercera dosis, etc., o después de una semana, dos semanas, tres semanas, cuatro semanas, etc.). Si el nivel del biomarcador proteico es inferior al de la muestra de referencia (por ejemplo, una reducción del 1 % a aproximadamente el 99 %, una reducción del 1 % a aproximadamente el 95 %, una reducción del 1 % a aproximadamente el 90 %, una reducción del 1 % a aproximadamente el 85 %, una reducción del 1 % a aproximadamente el 80 %, una reducción del 1 % a aproximadamente el 75 %, una reducción del 1 % a una reducción
de aproximadamente el 70 %, una reducción del 1 % a una reducción de aproximadamente el 65 %, una reducción del 1 % a una reducción de aproximadamente el 60 %, una reducción del 1 % a una reducción de aproximadamente el 55 %, una reducción del 1 % a una reducción de aproximadamente el 50 %, una reducción del 1 % a una reducción de aproximadamente el 45 %, una reducción del 1 % a una reducción de aproximadamente el 40 %, una reducción del 1 % a una reducción de aproximadamente el 35 %, una reducción del 1 % a una reducción de aproximadamente el 30 %, una reducción del 1 % a una reducción de aproximadamente el 25 %, una reducción del 1 % a una reducción de aproximadamente el 20 %, una reducción del 1 % a una reducción de aproximadamente el 15 %, una reducción del 1 % a una reducción de aproximadamente el 10 %, una reducción del 1 % a aproximadamente el 5 %, una reducción de aproximadamente el 5 % a aproximadamente el 99 %, una reducción de aproximadamente el 10 % a aproximadamente el 99 %, una reducción de aproximadamente el 15 % a aproximadamente el 99 %, una reducción de aproximadamente el 20 % a aproximadamente el 99 %, una reducción de aproximadamente el 25 % a aproximadamente el 99 %, una reducción de aproximadamente el 30 % a aproximadamente el 99 %, una reducción de aproximadamente el 35 % a aproximadamente el 99 %, una reducción de aproximadamente el 40 % a aproximadamente el 99 %, una reducción de aproximadamente el 45 % a aproximadamente el 99 %, una reducción de aproximadamente el 50 % a aproximadamente el 99 %, una reducción de aproximadamente el 55 % a aproximadamente el 99 %, una reducción de aproximadamente el 60 % a aproximadamente el 99 %, una reducción de aproximadamente el 65 % a aproximadamente el 99 %, una reducción de aproximadamente el 70 % a aproximadamente el 99 %, una reducción de aproximadamente el 75 % a aproximadamente el 95 %, una reducción de aproximadamente el 80 % a aproximadamente el 99 %, una reducción de aproximadamente el 90 % a una reducción de aproximadamente el 99 %, una reducción de aproximadamente el 95 % a aproximadamente el 99 %, una reducción de aproximadamente el 5 % a aproximadamente el 10 %, una reducción de aproximadamente el 5 % a aproximadamente el 25 %, una reducción de aproximadamente el 10 % a aproximadamente el 30 %, una reducción de aproximadamente el 20 % a aproximadamente el 40 %, una reducción de aproximadamente el 25 % a aproximadamente el 50 %, una reducción de aproximadamente el 35 % a aproximadamente el 55 %, una reducción de aproximadamente el 40 % a aproximadamente el 60 %, una reducción de aproximadamente el 50 % a una reducción de aproximadamente el 75 %, una reducción de aproximadamente el 60 % a una reducción de aproximadamente el 80 %, o una reducción de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto es indicativo del grado de respuesta a la terapia. En algunas realizaciones, el nivel de biomarcador proteico se reduce de tal manera que esté por debajo del límite de detección del instrumento. En algunas realizaciones, el nivel del biomarcador proteico en una muestra biológica obtenida del paciente (n) se compara con la muestra tomada justo antes (n-1). Si el nivel del biomarcador proteico en la muestra n es inferior al de la muestra n-1 (por ejemplo, una reducción del 1 % a aproximadamente el 99 %, una reducción del 1 % a aproximadamente el 95 %, una reducción del 1 % a aproximadamente el 90 %, una reducción del 1 % a aproximadamente el 85 %, una reducción del 1 % a aproximadamente el 80 %, una reducción del 1 % a aproximadamente el 75 %, una reducción del 1 % a una reducción de aproximadamente el 70 %, una reducción del 1 % a una reducción de aproximadamente el 65 %, una reducción del 1 % a una reducción de aproximadamente el 60 %, una reducción del 1 % a una reducción de aproximadamente el 55 %, una reducción del 1 % a una reducción de aproximadamente el 50 %, una reducción del 1 % a una reducción de aproximadamente el 45 %, una reducción del 1 % a una reducción de aproximadamente el 40 %, una reducción del 1 % a una reducción de aproximadamente el 35 %, una reducción del 1 % a una reducción de aproximadamente el 30 %, una reducción del 1 % a una reducción de aproximadamente el 25 %, una reducción del 1 % a una reducción de aproximadamente el 20 %, una reducción del 1 % a una reducción de aproximadamente el 15 %, una reducción del 1 % a una reducción de aproximadamente el 10 %, una reducción del 1 % a aproximadamente el 5 %, una reducción de aproximadamente el 5 % a aproximadamente el 99 %, una reducción de aproximadamente el 10 % a aproximadamente el 99 %, una reducción de aproximadamente el 15 % a aproximadamente el 99 %, una reducción de aproximadamente el 20 % a aproximadamente el 99 %, una reducción de aproximadamente el 25 % a aproximadamente el 99 %, una reducción de aproximadamente el 30 % a aproximadamente el 99 %, una reducción de aproximadamente el 35 % a aproximadamente el 99 %, una reducción de aproximadamente el 40 % a aproximadamente el 99 %, una reducción de aproximadamente el 45 % a aproximadamente el 99 %, una reducción de aproximadamente el 50 % a aproximadamente el 99 %, una reducción de aproximadamente el 55 % a aproximadamente el 99 %, una reducción de aproximadamente el 60 % a aproximadamente el 99 %, una reducción de aproximadamente el 65 % a aproximadamente el 99 %, una reducción de aproximadamente el 70 % a aproximadamente el 99 %, una reducción de aproximadamente el 75 % a aproximadamente el 95 %, una reducción de aproximadamente el 80 % a aproximadamente el 99 %, una reducción de aproximadamente el 90 % a una reducción de aproximadamente el 99 %, una reducción de aproximadamente el 95 % a aproximadamente el 99 %, una reducción de aproximadamente el 5 % a aproximadamente el 10 %, una reducción de aproximadamente el 5 % a aproximadamente el 25 %, una reducción de aproximadamente el 10 % a aproximadamente el 30 %, una reducción de aproximadamente el 20 % a aproximadamente el 40 %, una reducción de aproximadamente el 25 % a aproximadamente el 50 %, una reducción de aproximadamente el 35 % a aproximadamente el 55 %, una reducción de aproximadamente el 40 % a aproximadamente el 60 %, una reducción de aproximadamente el 50 % a una reducción de aproximadamente el 75 %, una reducción de aproximadamente el 60 % a una reducción de aproximadamente el 80 %, o una reducción de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto es indicativo del grado de respuesta a la terapia. En algunas realizaciones, el nivel de biomarcador proteico se reduce de tal manera que esté por debajo del límite de detección del instrumento. En el caso del grado de respuesta a la terapia, al sujeto se le puede administrar una o más dosis de la terapia y se puede seguir monitorizando el biomarcador proteico.
Si el nivel del biomarcador proteico en la muestra es superior al valor de referencia (por ejemplo, un aumento del 1 % a aproximadamente el 99 %, un aumento del 1 % a aproximadamente el 95 %, un aumento del 1 % a aproximadamente el 90 %, un aumento del 1 % a aproximadamente el 85 %, un aumento del 1 % a aproximadamente el 80 %, un aumento del 1 % a aproximadamente el 75 %, un aumento del 1 % a un aumento de aproximadamente el 70 %, un aumento del 1 % a un aumento de aproximadamente el 65 %, un aumento del 1 % a un aumento de aproximadamente el 60 %, un aumento del 1 % a un aumento de aproximadamente el 55 %, un aumento del 1 % a un aumento de aproximadamente el 50 %, un aumento del 1 % a un aumento de aproximadamente el 45 %, un aumento del 1 % a un aumento de aproximadamente el 40 %, un aumento del 1 % a un aumento de aproximadamente el 35 %, un aumento del 1 % a un aumento de aproximadamente el 30 %, un aumento del 1 % a un aumento de aproximadamente el 25 %, un aumento del 1 % a un aumento de aproximadamente el 20 %, un aumento del 1 % a un aumento de aproximadamente el 15 %, un aumento del 1 % a un aumento de aproximadamente el 10 %, un aumento del 1 % a aproximadamente el 5 %, un aumento de aproximadamente el 5 % a aproximadamente el 99 %, un aumento de aproximadamente el 10 % a aproximadamente el 99 %, un aumento de aproximadamente el 15 % a aproximadamente el 99 %, un aumento de aproximadamente el 20 % a aproximadamente el 99 %, un aumento de aproximadamente el 25 % a aproximadamente el 99 %, un aumento de aproximadamente el 30 % a aproximadamente el 99 %, un aumento de aproximadamente el 35 % a aproximadamente el 99 %, un aumento de aproximadamente el 40 % a aproximadamente el 99 %, un aumento de aproximadamente el 45 % a aproximadamente el 99 %, un aumento de aproximadamente el 50 % a aproximadamente el 99 %, un aumento de aproximadamente el 55 % a aproximadamente el 99 %, un aumento de aproximadamente el 60 % a aproximadamente el 99 %, un aumento de aproximadamente el 65 % a aproximadamente el 99 %, un aumento de aproximadamente el 70 % a aproximadamente el 99 %, un aumento de aproximadamente el 75 % a aproximadamente el 95 %, un aumento de aproximadamente el 80 % a aproximadamente el 99 %, un aumento de aproximadamente el 90 % a un aumento de aproximadamente el 99 %, un aumento de aproximadamente el 95 % a aproximadamente el 99 %, un aumento de aproximadamente el 5 % a aproximadamente el 10 %, un aumento de aproximadamente el 5 % a aproximadamente el 25 %, un aumento de aproximadamente el 10 % a aproximadamente el 30 %, un aumento de aproximadamente el 20 % a aproximadamente el 40 %, un aumento de aproximadamente el 25 % a aproximadamente el 50 %, un aumento de aproximadamente el 35 % a aproximadamente el 55 %, un aumento de aproximadamente el 40 % a aproximadamente el 60 %, un aumento de aproximadamente el 50 % a un aumento de aproximadamente el 75 %, un aumento de aproximadamente el 60 % a un aumento de aproximadamente el 80 %, o un aumento de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto puede ser indicativo de resistencia a la terapia. Si el nivel del biomarcador proteico en la muestra n es superior al de la muestra n-1 (por ejemplo, un aumento del 1 % a aproximadamente el 99 %, un aumento del 1 % a aproximadamente el 95 %, un aumento del 1 % a aproximadamente el 90 %, un aumento del 1 % a aproximadamente el 85 %, un aumento del 1 % a aproximadamente el 80 %, un aumento del 1 % a aproximadamente el 75 %, un aumento del 1 % a un aumento de aproximadamente el 70 %, un aumento del 1 % a un aumento de aproximadamente el 65 %, un aumento del 1 % a un aumento de aproximadamente el 60 %, un aumento del 1 % a un aumento de aproximadamente el 55 %, un aumento del 1 % a un aumento de aproximadamente el 50 %, un aumento del 1 % a un aumento de aproximadamente el 45 %, un aumento del 1 % a un aumento de aproximadamente el 40 %, un aumento del 1 % a un aumento de aproximadamente el 35 %, un aumento del 1 % a un aumento de aproximadamente el 30 %, un aumento del 1 % a un aumento de aproximadamente el 25 %, un aumento del 1 % a un aumento de aproximadamente el 20 %, un aumento del 1 % a un aumento de aproximadamente el 15 %, un aumento del 1 % a un aumento de aproximadamente el 10 %, un aumento del 1 % a aproximadamente el 5 %, un aumento de aproximadamente el 5 % a aproximadamente el 99 %, un aumento de aproximadamente el 10 % a aproximadamente el 99 %, un aumento de aproximadamente el 15 % a aproximadamente el 99 %, un aumento de aproximadamente el 20 % a aproximadamente el 99 %, un aumento de aproximadamente el 25 % a aproximadamente el 99 %, un aumento de aproximadamente el 30 % a aproximadamente el 99 %, un aumento de aproximadamente el 35 % a aproximadamente el 99 %, un aumento de aproximadamente el 40 % a aproximadamente el 99 %, un aumento de aproximadamente el 45 % a aproximadamente el 99 %, un aumento de aproximadamente el 50 % a aproximadamente el 99 %, un aumento de aproximadamente el 55 % a aproximadamente el 99 %, un aumento de aproximadamente el 60 % a aproximadamente el 99 %, un aumento de aproximadamente el 65 % a aproximadamente el 99 %, un aumento de aproximadamente el 70 % a aproximadamente el 99 %, un aumento de aproximadamente el 75 % a aproximadamente el 95 %, un aumento de aproximadamente el 80 % a aproximadamente el 99 %, un aumento de aproximadamente el 90 % a un aumento de aproximadamente el 99 %, un aumento de aproximadamente el 95 % a aproximadamente el 99 %, un aumento de aproximadamente el 5 % a aproximadamente el 10 %, un aumento de aproximadamente el 5 % a aproximadamente el 25 %, un aumento de aproximadamente el 10 % a aproximadamente el 30 %, un aumento de aproximadamente el 20 % a aproximadamente el 40 %, un aumento de aproximadamente el 25 % a aproximadamente el 50 %, un aumento de aproximadamente el 35 % a aproximadamente el 55 %, un aumento de aproximadamente el 40 % a aproximadamente el 60 %, un aumento de aproximadamente el 50 % a un aumento de aproximadamente el 75 %, un aumento de aproximadamente el 60 % a un aumento de aproximadamente el 80 %, o un aumento de aproximadamente el 65 % a aproximadamente el 85 %, etc.), esto puede ser indicativo de resistencia a la terapia. Cuando se sospecha resistencia a la terapia, el sujeto puede someterse a una o más pruebas de imagen, biopsia, cirugía u otras pruebas de diagnóstico. En algunas realizaciones, cuando se sospecha resistencia a la terapia, al sujeto se le puede administrar (ya sea como monoterapia o en combinación con la terapia anterior) un compuesto capaz de tratar una resistencia a inhibidores de RET (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como se proporciona en el presente documento).
En algunas realizaciones, se monitorizan uno o más biomarcadores proteicos. Los biomarcadores proteicos particulares a monitorizar pueden depender del tipo de cáncer y pueden identificarse fácilmente por un experto en la materia. Los ejemplos no limitantes de biomarcadores proteicos incluyen: CA 125, antígeno carcinoembrionario (CEA), calcitonina, tiroglobulina, hormona adrenocorticotrópica (ACTH), cortisol, CA 19-9, prolactina, factor de crecimiento de hepatocitos, osteopontina, mieloperoxidasa, inhibidor tisular de metaloproteinasas 1, angiopoyetina-1 (Ang-1), citoqueratina 19 (CK-19), inhibidor tisular de metaloproteinasa 1 (TIMP-1), quitinasa 3 tipo 1 (Yk L-40), galectina-3 (Ga L-3), CYFRA 21-1 (citoqueratinas), EPCAM (molécula de adhesión celular epitelial), ProGRP (péptido liberador de progastrina) y CEACAM (antígeno carcinoembrionario). Véanse, por ejemplo, Cohen JD, Li L, Wang Y, et al. Detection and localization of surgically resectable cancers with a multi-analyte blood test. Science; Publicado en línea el 18 de enero de 2018. pii: eaar3247. DOI: 10.1126/science.aar3247; Fawaz M Makki et al. Serum biomarkers of papillary thyroid cancer. J Otolaryngol Head Neck Surg. 2013; 42(1): 16; y Tatiana N. Zamay et al. Current and Prospective Protein Biomarkers of Lung Cancer. Cancers (Basel). Noviembre de 2017; 9(11): 155. En algunas realizaciones, los biomarcadores incluyen uno o más de CEA, calcitonina, tiroglobulina, ACTH y cortisol. En algunas realizaciones, el cáncer es cáncer medular de tiroides y los biomarcadores proteicos incluyen CEA y calcitonina. En algunas realizaciones, el cáncer es cáncer no medular de tiroides y el biomarcador proteico incluye tiroglobulina. En algunas realizaciones, los biomarcadores son ACTH y cortisol (por ejemplo, cuando un paciente tiene la enfermedad de Cushing relacionada con su cáncer).
En el presente documento también se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que incluyen (a) administrar una o más (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) dosis de un primer inhibidor de cinasa RET a un sujeto identificado o diagnosticado con un cáncer asociado a RET (por ejemplo, cualquiera de los tipos de cánceres asociados a RET descritos en el presente documento) (por ejemplo, identificado o diagnosticado con un cáncer asociado a RET usando cualquiera de los métodos de ejemplo descritos en el presente documento o conocidos en la técnica); (b) después de la etapa (a), determinar un nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida del sujeto; (c) administrar una cantidad terapéuticamente eficaz de un segundo inhibidor de RET o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso a un sujeto identificado con aproximadamente el mismo nivel o un nivel elevado de ADN tumoral circulante en comparación con un nivel de referencia de ADN tumoral circulante (por ejemplo, cualquiera de los niveles de referencia de ADN tumoral circulante descritos en el presente documento). En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel de ADN tumoral circulante en una muestra biológica obtenida del sujeto antes de la etapa (a). Algunas realizaciones de estos métodos incluyen además determinar el nivel de ADN tumoral circulante en la muestra biológica obtenida del sujeto antes de la etapa (a). En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel umbral de ADN tumoral circulante (por ejemplo, un nivel promedio de ADN tumoral circulante en una población de sujetos que tienen un cáncer asociado a RET similar y que tienen un estadio similar del cáncer asociado a RET, pero que reciben un tratamiento no eficaz o un placebo, o que aún no reciben tratamiento terapéutico, o un nivel de ADN tumoral circulante en un sujeto que tiene un cáncer asociado a RET similar y que tiene un estadio similar del cáncer asociado a RET, pero que recibe un tratamiento no eficaz o un placebo, o que aún no recibe tratamiento terapéutico). En algunos ejemplos de estos métodos, el primer inhibidor de RET se selecciona del grupo de: cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667 y BLU6864.
En el presente documento también se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que incluyen administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o una sal o solvato farmacéuticamente aceptable del mismo, a un sujeto (i) identificado o diagnosticado con un cáncer asociado a RET (por ejemplo, cualquiera de los tipos de cánceres asociados a RET descritos en el presente documento) (por ejemplo, identificado o diagnosticado con un cáncer asociado a RET usando cualquiera de los métodos de ejemplo descritos en el presente documento o conocidos en la técnica), (ii) al que se le ha administrado previamente una o más (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) dosis de un segundo inhibidor de cinasa RET, y (ii) después de la administración previa de la una o más dosis del segundo inhibidor de cinasa RET, identificado con aproximadamente el mismo nivel o un nivel elevado de ADN tumoral circulante en comparación con un nivel de referencia de ADN tumoral circulante (por ejemplo, cualquiera de los niveles de referencia de ADN tumoral circulante descritos en el presente documento o conocidos en la técnica). En algunas realizaciones de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, plasma o suero) obtenida del sujeto antes de la administración de la una o más dosis del segundo inhibidor de cinasa RET. Algunas realizaciones de estos métodos incluyen además determinar el nivel de ADN tumoral circulante en la muestra biológica obtenida del sujeto antes de la administración de la una o más dosis del segundo inhibidor de cinasa RET. En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel umbral de ADN tumoral circulante (por ejemplo, un nivel promedio de ADN tumoral circulante en una población de sujetos que tienen un cáncer asociado a RET similar y que tienen un estadio similar del cáncer asociado a RET, pero que reciben un tratamiento no eficaz o un placebo, o que aún no reciben tratamiento terapéutico, o un nivel de ADN tumoral circulante en un sujeto que tiene un cáncer asociado a RET similar y que tiene un estadio similar del cáncer asociado a RET, pero que recibe un tratamiento no eficaz o un placebo, o que aún no recibe tratamiento terapéutico). En algunas realizaciones de estos métodos, el segundo inhibidor de
cinasa RET se selecciona entre el grupo que consiste en: cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667 y BLU6864.
En el presente documento también se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que incluyen: (a) administrar una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia a un sujeto identificado o diagnosticado con un cáncer asociado a RET (por ejemplo, cualquiera de los tipos de cáncer asociado a RET descritos en el presente documento) (por ejemplo, un sujeto identificado o diagnosticado con un cáncer asociado a RET usando cualquiera de los métodos descritos en el presente documento o conocidos en la técnica); (b) después de la etapa (a), determinar un nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida del sujeto; (c) administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y un agente o tratamiento terapéutico adicional (por ejemplo, cualquiera de los agentes o tratamientos terapéuticos adicionales de un cáncer asociado a RET descritos en el presente documento o conocidos en la técnica) a un sujeto identificado con aproximadamente el mismo nivel o un nivel elevado de ADN tumoral circulante en comparación con un nivel de referencia de ADN tumoral circulante (por ejemplo, cualquiera de los niveles de referencia de ejemplo de ADN tumoral circulante descritos en el presente documento o conocidos en la técnica). En algunas realizaciones de estos métodos, el agente terapéutico adicional es un segundo inhibidor de cinasa RET (por ejemplo, un inhibidor de cinasa RET seleccionado del grupo de: cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667 y BLU6864. En algunos ejemplos de cualquiera de estos métodos, el agente o tratamiento terapéutico adicional comprende uno o más de: radioterapia, un agente quimioterapéutico (por ejemplo, cualquiera de los agentes quimioterapéuticos de ejemplo descritos en el presente documento o conocidos en la técnica), un inhibidor de puntos de control (por ejemplo, cualquiera de los inhibidores de puntos de control de ejemplo descritos en el presente documento o conocidos en la técnica), cirugía (por ejemplo, resección al menos parcial del tumor) y uno o más inhibidores de cinasa distintos (por ejemplo, cualquiera de los inhibidores de cinasa de ejemplo descritos en el presente documento o conocidos en la técnica). En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida del sujeto antes de la etapa (a). En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel umbral de ADN tumoral circulante (por ejemplo, un nivel promedio de ADN tumoral circulante en una población de sujetos que tienen un cáncer asociado a RET similar y que tienen un estadio similar del cáncer asociado a RET, pero que reciben un tratamiento no eficaz o un placebo, o que aún no reciben tratamiento terapéutico, o un nivel de a Dn tumoral circulante en un sujeto que tiene un cáncer asociado a RET similar y que tiene un estadio similar del cáncer asociado a RET, pero que recibe un tratamiento no eficaz o un placebo, o que aún no recibe tratamiento terapéutico).
En el presente documento también se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que incluyen: administrar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y un agente o tratamiento terapéutico adicional a un sujeto (i) identificado o diagnosticado con un cáncer asociado a RET (por ejemplo, cualquiera de los tipos de cáncer asociado a RET descritos en el presente) (por ejemplo, un sujeto identificado o diagnosticado con un cáncer asociado a RET usando cualquiera de los métodos descritos en el presente documento o conocidos en la técnica), (ii) al que se le ha administrado previamente una o más dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, y (ii) después de la administración de la una o más (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, identificado con aproximadamente el mismo nivel o un nivel elevado de a Dn tumoral circulante en comparación con un nivel de referencia de ADN tumoral circulante (por ejemplo, cualquiera de los niveles de referencia de ejemplo de ADN tumoral circulante descritos en el presente documento). En algunas realizaciones de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel de ADN tumoral circulante en una muestra biológica obtenida del sujeto antes de la administración de la una o más (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. Algunas realizaciones de estos métodos incluyen además determinar el nivel de ADN tumoral circulante en la muestra biológica obtenida del sujeto antes de la administración de la una o más dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel umbral de ADN tumoral circulante (por ejemplo, un nivel promedio de ADN tumoral circulante en una población de sujetos que tienen un cáncer asociado a RET similar y que tienen un estadio similar del cáncer asociado a RET, pero que reciben un tratamiento no eficaz o un placebo, o que aún no reciben tratamiento terapéutico, o un nivel de ADN tumoral circulante en un sujeto que tiene un cáncer asociado a RET similar y que tiene un estadio similar del cáncer asociado a RET, pero que recibe un tratamiento no eficaz o un placebo, o que aún no recibe tratamiento terapéutico). En algunas realizaciones del presente método, el agente terapéutico adicional es un segundo inhibidor de cinasa RET (por ejemplo, un segundo inhibidor de cinasa RET seleccionado del grupo de cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667 y BLU6864. En algunas realizaciones de estos métodos, el agente o tratamiento terapéutico adicional incluye uno o más de radioterapia, un agente quimioterapéutico (por ejemplo, cualquiera de los agentes quimioterapéuticos de ejemplo descritos en el presente documento o conocidos en
la técnica), un inhibidor de puntos de control (por ejemplo, cualquiera de los inhibidores de puntos de control de ejemplo descritos en el presente documento o conocidos en la técnica), cirugía (por ejemplo, resección al menos parcial del tumor) y uno o más inhibidores de cinasa distintos (por ejemplo, cualquiera de los inhibidores de cinasa descritos en el presente documento o conocidos en la técnica).
En el presente documento también se proporcionan compuestos para su uso en métodos para seleccionar un tratamiento para un sujeto que incluyen: seleccionar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, para un sujeto (i) identificado o diagnosticado con un cáncer asociado a RET (por ejemplo, cualquiera de los cánceres asociados a RET descritos en el presente documento) (por ejemplo, un sujeto identificado o diagnosticado con un cáncer asociado a RET usando cualquiera de los métodos descritos en el presente documento o conocidos en la técnica), (ii) al que se le ha administrado previamente una o más (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) dosis de un segundo inhibidor de cinasa RET (por ejemplo, cualquiera de los inhibidores de cinasa RET descritos en el presente documento o conocidos en la técnica), y (ii) después de la administración de la una o más dosis del segundo inhibidor de cinasa RET, identificado con aproximadamente el mismo nivel o un nivel elevado de ADN tumoral circulante en comparación con un nivel de referencia de ADN tumoral circulante. En algunas realizaciones de cualquiera de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida del sujeto antes de la administración de la una o más dosis del segundo inhibidor de cinasa RET. Algunas realizaciones de estos métodos incluyen además determinar el nivel de ADN tumoral circulante en la muestra biológica obtenida del sujeto antes de la administración de la una o más dosis del segundo inhibidor de cinasa RET. En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel umbral de ADN tumoral circulante (por ejemplo, un nivel promedio de ADN tumoral circulante en una población de sujetos que tienen un cáncer asociado a RET similar y que tienen un estadio similar del cáncer asociado a RET, pero que reciben un tratamiento no eficaz o un placebo, o que aún no reciben tratamiento terapéutico, o un nivel de ADN tumoral circulante en un sujeto que tiene un cáncer asociado a RET similar y que tiene un estadio similar del cáncer asociado a RET, pero que recibe un tratamiento no eficaz o un placebo, o que aún no recibe tratamiento terapéutico). En algunas realizaciones de cualquiera de estos métodos, el segundo inhibidor de cinasa RET se selecciona del grupo de cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667y BLU6864.
En el presente documento también se proporcionan compuestos para su uso en métodos para seleccionar un tratamiento para un sujeto que incluyen seleccionar una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y un agente o tratamiento terapéutico adicional para un sujeto (i) identificado o diagnosticado con un cáncer asociado a RET (por ejemplo, cualquiera de los cánceres asociados a RET descritos en el presente documento o conocidos en la técnica) (por ejemplo, un sujeto diagnosticado o identificado con un cáncer asociado a RET usando cualquiera de los métodos descritos en el presente documento o conocidos en la técnica), (ii) al que se le ha administrado previamente una o más dosis (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, y (ii) después de la administración de la una o más dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, identificado con aproximadamente el mismo nivel o un nivel elevado de ADN tumoral circulante en comparación con un nivel de referencia de ADN tumoral circulante. En algunas realizaciones de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida del sujeto antes de la administración de la una o más dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. Algunas realizaciones incluyen además determinar el nivel de ADN tumoral circulante en la muestra biológica obtenida del sujeto antes de la administración de la una o más dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. En algunos ejemplos de estos métodos, el nivel de referencia de ADN tumoral circulante es un nivel umbral de ADN tumoral circulante (por ejemplo, un nivel promedio de ADN tumoral circulante en una población de sujetos que tienen un cáncer asociado a RET similar y que tienen un estadio similar del cáncer asociado a RET, pero que reciben un tratamiento no eficaz o un placebo, o que aún no reciben tratamiento terapéutico, o un nivel de ADN tumoral circulante en un sujeto que tiene un cáncer asociado a RET similar y que tiene un estadio similar del cáncer asociado a RET, pero que recibe un tratamiento no eficaz o un placebo, o que aún no recibe tratamiento terapéutico). En algunas realizaciones de cualquiera de estos métodos, el agente terapéutico adicional es un segundo inhibidor de cinasa RET (por ejemplo, un segundo inhibidor de cinasa RET seleccionado del grupo de: cabozantinib, vandetanib, alectinib, apatinib, sitravatinib, sorafenib, lenvatinib, ponatinib, dovitinib, sunitinib, foretinib, BLU667 y BLU6864. En algunas realizaciones de cualquiera de los métodos descritos en el presente documento, el agente o tratamiento terapéutico adicional incluye uno o más de radioterapia, un agente quimioterapéutico (por ejemplo, cualquiera de los ejemplos de un agente quimioterapéutico descrito en el presente documento o conocido en la técnica), un inhibidor de puntos de control (por ejemplo, cualquiera de los inhibidores de puntos de control descritos en el presente documento o conocidos en la técnica), cirugía (por ejemplo, resección al menos parcial del tumor) y uno o más inhibidores de cinasa distintos (por ejemplo, cualquiera de los demás inhibidores de cinasa descritos en el presente documento o conocidos en la técnica).
En el presente documento también se proporcionan compuestos para su uso en métodos para determinar la eficacia
de un tratamiento en un sujeto que incluyen: (a) determinar un primer nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que incluye sangre, suero o plasma) obtenida de un sujeto identificado 0 diagnosticado con un cáncer asociado a RET en un primer punto temporal; (b) administrar al sujeto un tratamiento que incluye una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, después del primer punto temporal y antes de un segundo punto temporal; (c) determinar un segundo nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida del sujeto en el segundo punto temporal; y (d) identificar que el tratamiento es eficaz en un sujeto que se determina que tiene un segundo nivel disminuido de ADN tumoral circulante en comparación con el primer nivel de ADN tumoral circulante; o identificar que el tratamiento no es eficaz en un sujeto que se determina que tiene aproximadamente el mismo nivel o un segundo nivel elevado de ADN tumoral circulante en comparación con el primer nivel de ADN tumoral circulante. En algunas realizaciones de estos métodos, el primer punto temporal y el segundo punto temporal tienen una diferencia de aproximadamente 1 semana a aproximadamente 1 año (por ejemplo, de aproximadamente 1 semana a aproximadamente 10 meses, de aproximadamente 1 semana a aproximadamente 8 meses, de aproximadamente 1 semana a aproximadamente 6 meses, de aproximadamente 1 semana a aproximadamente 4 meses, de aproximadamente 1 semana a aproximadamente 3 meses, de aproximadamente 1 semana a aproximadamente 2 meses, de aproximadamente 1 semana a aproximadamente 1 mes, o de aproximadamente 1 semana a aproximadamente 2 semanas).
En el presente documento también se proporcionan métodos para determinar si un sujeto ha desarrollado resistencia a un tratamiento que incluyen: (a) determinar un primer nivel de ADN tumoral circulante en una muestra biológica (por ejemplo, una muestra biológica que comprende sangre, suero o plasma) obtenida de un sujeto identificado o diagnosticado con un cáncer asociado a RET en un primer punto temporal; (b) administrar un tratamiento que incluye una o más (por ejemplo, dos o más, tres o más, cuatro o más, cinco o más, o diez o más) dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, después del primer punto temporal y antes de un segundo punto temporal; (c) determinar un segundo nivel de ADN tumoral circulante en una muestra biológica obtenida del sujeto en el segundo punto temporal; y (d) determinar que un sujeto que tiene un segundo nivel disminuido de ADN tumoral circulante en comparación con el primer nivel de ADN tumoral circulante no ha desarrollado resistencia al tratamiento; o determinar que un sujeto que tiene aproximadamente el mismo nivel o un segundo nivel elevado de ADN tumoral circulante en comparación con el primer nivel de ADN tumoral circulante ha desarrollado resistencia al tratamiento. En algunas realizaciones de estos métodos, el primer punto temporal y el segundo punto temporal tienen una diferencia de aproximadamente 1 semana a aproximadamente 1 año (por ejemplo, de aproximadamente 1 semana a aproximadamente 10 meses, de aproximadamente 1 semana a aproximadamente 8 meses, de aproximadamente 1 semana a aproximadamente 6 meses, de aproximadamente 1 semana a aproximadamente 4 meses, de aproximadamente 1 semana a aproximadamente 3 meses, de aproximadamente 1 semana a aproximadamente 2 meses, de aproximadamente 1 semana a aproximadamente 1 mes, o de aproximadamente 1 semana a aproximadamente 2 semanas).
Se describen métodos de ejemplo para detectar ADN tumoral circulante en Moati et al., Clin. Res. Hepatol. Gastroenterol. 4 de abril de 2018; Oussalah et al., EBioMedicine, 28 de marzo de 2018; Moon et al., Adv. Drug Deliv. Rev., 4 de abril de 2018; Solassaol et al., Clin. Chem. Lab. Med. 7 de abril de 2018; Arriola et al., Clin. Transl. Oncol.
5 de abril de 2018; Song et al., J. Circ. Biomark. 25 de marzo de 2018; Aslibekyan et al., JAMA Cardiol. 4 de abril de 2018; Isbell et al., J. Thorac. Cardiovasc. Surg. 13 de marzo de 2018; Boeckx et al., Clin. Colorectal Cancer 22 de febrero de 2018; Anunobi et al., J. Surg. Res. 28 de marzo de 2018; Tan et al., Medicine 97(13):e0197, 2018; Reithdorf et al., Transl. Androl. Urol. 6(6):1090-1110, 2017; Volckmar et al., Genes Chromosomes Cancer 57(3):123-139, 2018; y Lu et al., Chronic Dis. Transl. Med. 2(4):223-230, 2016. Se conocen en la técnica métodos adicionales para detectar ADN tumoral circulante.
En algunas realizaciones, en el presente documento se proporcionan métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un inhibidor multicinasa, en donde el inhibidor multicinasa se selecciona de vandetanib o cabozantinib; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del inhibidor multicinasa de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un primer inhibidor multicinasa, en donde el inhibidor multicinasa se selecciona del grupo que consiste en: vandetanib o cabozantinib; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además
(después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos un mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del inhibidor multicinasa de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un inhibidor multicinasa, en donde el inhibidor multicinasa se selecciona del grupo que consiste en: vandetanib o cabozantinib; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4; y (d) administrar al sujeto un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos un mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del inhibidor multicinasa de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un inhibidor multicinasa, en donde el inhibidor multicinasa se selecciona del grupo que consiste en vandetanib o cabozantinib; o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia a inhibidores de RET V804M, G810S o G810R; y (d) administrar al sujeto un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos un mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del inhibidor multicinasa de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
Como ejemplo adicional, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas 1-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un inhibidor multicinasa (por ejemplo, vandetanib o cabozantinib, como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto un inhibidor multicinasa (por ejemplo, vandetanib o cabozantinib), como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4; y (d) administrar al sujeto un inhibidor multicinasa (por ejemplo, vandetanib o cabozantinib), como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente
aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia a inhibidores de RET V804M, G810S o G810R; y (d) administrar al sujeto un inhibidor multicinasa (por ejemplo, vandetanib o cabozantinib) como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
Además, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación) si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación) si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET. En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación) si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET. En algunas realizaciones, un segundo inhibidor de RET seleccionado del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1 H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, Ds -5010, GSK3179106, GSK3352589 y NMS-E668 se administra en la etapa (d). En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene la mutación de resistencia a inhibidores de RET V804M, G810S o G810R; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación) si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET. En algunas realizaciones, un segundo inhibidor de RET seleccionado del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib,
regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)cidohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668 se administra en la etapa (d).
Además, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) detectar al menos una mutación de resistencia a inhibidores de RET en una célula cancerosa en una muestra obtenida del sujeto; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación). En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) detectar al menos una mutación de resistencia a inhibidores de RET en una célula cancerosa en una muestra obtenida del sujeto; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia 0 junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula 1 (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación). En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones/deleciones de la proteína cinasa RET de las Tablas 2 y 2a en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) detectar al menos una mutación de resistencia a inhibidores de RET de las Tablas 3 o 4 en una célula cancerosa en una muestra obtenida del sujeto; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación). En algunas realizaciones, un segundo inhibidor de RET seleccionado del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, RXDX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668 se administra en la etapa (d). En algunas realizaciones, en el presente documento se proporcionan compuestos para su uso en métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar la proteína de fusión KIF5B-RET en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I seleccionado de los Ejemplos 1-151, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) detectar la mutación de resistencia a inhibidores de RET V804M, G810S o G810R en una célula cancerosa en una muestra obtenida del sujeto; y (d) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) como monoterapia o junto con otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET, un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia) o terapia contra el cáncer (por ejemplo, cirugía o radiación). En algunas realizaciones, un segundo inhibidor de RET seleccionado del grupo que consiste en alectinib, cabozantinib, lenvatinib, nintedanib, ponatinib, regorfenib, sorafenib, sunitinib, vandetanib, rX dX-105 (agerafenib), BLU-667 ((1S,4R)-N-((S)-1-(6-(4-fluoro-1H-pirazol-1-il)piridin-3-il)etil)-1-metoxi-4-(4-metil-6-((5-metil-1H-pirazol-3-il)amino)pirimidin-2-il)ciclohexano-1-carboxamida), BLU6864, DS-5010, GSK3179106, GSK3352589 y NMS-E668 se administra en la etapa (d).
Además, en el presente documento se proporciona un compuesto para su uso en un método para tratar el cáncer de pulmón en un paciente que lo necesite, comprendiendo el método administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, crizotinib, osimertinib o cualquier combinación de los mismos.
En algunas realizaciones, el cáncer de pulmón es un cáncer asociado a RET. Por ejemplo, el método puede incluir: (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable
del mismo. En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET (por ejemplo, una desregulación de MET tal como una amplificación del gen MET); y (d) administrar al sujeto un segundo agente terapéutico, en donde el segundo agente terapéutico es crizotinib, como monoterapia o junto con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas de dichas realizaciones, el método comprende (a) detectar una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones de la proteína cinasa RET de la Tabla 2 en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En realizaciones adicionales, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET (por ejemplo, una desregulación de MET tal como una amplificación del gen MET); y (d) administrar al sujeto un segundo agente terapéutico, en donde el segundo agente terapéutico es crizotinib, como monoterapia o junto con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (e) administrar al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET.
En algunas realizaciones, el cáncer de pulmón es un cáncer asociado a EGFR. Por ejemplo, el método puede incluir: (a) detectar una desregulación de un gen EGFR, una cinasa EGFR, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un inhibidor de EGFR (por ejemplo, osimertinib). En algunas realizaciones, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una fusión del gen RET); y (d) administrar al sujeto un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con el inhibidor de EGFR (por ejemplo, osimertinib) si el sujeto tiene una célula cancerosa que tiene al menos una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una fusión del gen RET); o (e) administrar al sujeto dosis adicionales del inhibidor de EGFR (por ejemplo, osimertinib) de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una fusión del gen RET). En algunas de dichas realizaciones, el método comprende (a) detectar una desregulación de un gen EGFR, una cinasa EGFR, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de osimertinib. En realizaciones adicionales, los métodos comprenden además (después de (b)) (c) determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones de la proteína cinasa RET de la Tabla 2; y (d) administrar al sujeto un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con osimertinib si el sujeto tiene una célula cancerosa que tiene una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones de la proteína cinasa RET de la Tabla 2; o (e) administrar al sujeto dosis adicionales del osimertinib de la etapa (b) si el sujeto tiene una célula cancerosa que no tiene una o más proteínas de fusión de la Tabla 1 y/o una o más mutaciones puntuales/inserciones de la proteína cinasa RET de la Tabla 2.
Como se usa en el presente documento, la expresión "cáncer asociado a EGFR" se refiere a cánceres asociados con o que tienen una desregulación de un gen EGFR, una cinasa EGFR, o la expresión, actividad o nivel de cualquiera de los mismos.
La expresión "desregulación de un gen EGFR, una cinasa EGFR o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación del gen EGFR que da como resultado la expresión de una proteína de fusión, una deleción en un gen EGFR que da como resultado la expresión de una proteína EGFR que incluye una deleción de al menos un aminoácido en comparación con la proteína EGFR de tipo natural, o una mutación en un gen EGFR que da como resultado la expresión de una proteína EGFR con una o más mutaciones puntuales, o una versión de corte y empalme alternativa de un ARNm de EGFR que da como resultado una proteína EGFR que da lugar a la deleción de al menos un aminoácido en la proteína EGFR en comparación con la proteína EGFR de tipo natural), o una amplificación del gen EGFR que da como resultado una sobreexpresión de una proteína EGFR o una actividad autocrina resultante de la sobreexpresión de un gen EGFR en una célula, que da como resultado un aumento patogénico en la actividad de un dominio cinasa de una proteína EGFR (por ejemplo, un dominio cinasa constitutivamente activo de una proteína EGFR) en una célula. Como ejemplo adicional, una desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen EGFR que codifica una proteína EGFR que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen EGFR que no incluye la mutación. Por ejemplo, una desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de
los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de EGFR que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es EGFR). En algunos ejemplos, la desregulación de un gen EGFR, una proteína EGFR o la expresión o actividad, puede ser el resultado de una translocación génica de un gen EGFR con otro gen diferente de EGFR.
La expresión "EGFR de tipo natural" o "EGFR de tipo silvestre" describe un ácido nucleico (por ejemplo, un gen EGFR o un ARNm de EGFR) o una proteína (por ejemplo, una proteína EGFR) que se encuentra en un sujeto que no tiene un cáncer asociado a EGFR (y, opcionalmente, tampoco tiene un mayor riesgo de desarrollar un cáncer asociado a EGFR y/o no se sospecha que tenga un cáncer asociado a EGFR), o se encuentra en una célula o tejido de un sujeto que no tiene un cáncer asociado a EGFR (y, opcionalmente, tampoco tiene un mayor riesgo de desarrollar un cáncer asociado a EGFR y/o no se sospecha que tenga un cáncer asociado a EGFR).
También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer, que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y seleccionar un tratamiento que incluye la administración de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un primer inhibidor de RET. En algunas realizaciones, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, se administra en combinación con el primer inhibidor de RET. También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer, que incluyen: seleccionar un tratamiento que incluye la administración de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo para un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET. En el presente documento también se proporcionan métodos para seleccionar un sujeto que tiene un cáncer para un tratamiento que no incluye un primer inhibidor de RET como monoterapia que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y seleccionar el sujeto identificado para un tratamiento que incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En el presente documento también se proporcionan métodos para seleccionar un sujeto que tiene un cáncer para un tratamiento que no incluye un primer inhibidor de RET como monoterapia que incluyen: seleccionar un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET para un tratamiento que incluye la administración de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una posición de aminoácido de sustitución 810, por ejemplo, G810S, G810r , G810C, G810A, G810V y G810D.
También se proporcionan métodos para determinar la probabilidad de que un sujeto que tiene un cáncer (por ejemplo, un cáncer asociado a RET) tenga una respuesta positiva al tratamiento con un primer inhibidor de RET como monoterapia que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene una menor probabilidad de tener una respuesta positiva (es decir, una mayor probabilidad de tener una respuesta negativa) al tratamiento con un primer inhibidor de RET como monoterapia. También se proporcionan métodos para determinar la probabilidad de que un sujeto que tiene un cáncer (por ejemplo, un cáncer asociado a RET) tenga una respuesta positiva al tratamiento con un primer inhibidor de RET como monoterapia que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que un sujeto que no tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene una mayor probabilidad de tener una respuesta positiva al tratamiento con un primer inhibidor de RET como monoterapia en comparación con un sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET. También se proporcionan métodos para predecir la eficacia del tratamiento con un primer inhibidor de RET como monoterapia en un sujeto que tiene cáncer que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que el tratamiento con un primer inhibidor de RET como monoterapia es menos probable que sea eficaz en un sujeto que tiene una célula cancerosa en una muestra obtenida del sujeto que tiene una o más mutaciones de resistencia a inhibidores de RET. También se proporcionan métodos para predecir la eficacia del tratamiento con un primer inhibidor de RET como monoterapia en un sujeto que tiene cáncer que incluyen: determinar que el tratamiento con un primer inhibidor de RET como monoterapia es menos probable que sea eficaz en un sujeto que tiene una célula cancerosa en una muestra obtenida del sujeto que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S,
G810R, G810C, G810A, G810V y G810D.
También se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene cáncer que incluyen: (a) administrar al sujeto una o más dosis de un primer inhibidor de RET durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (c) administrar al sujeto un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (d) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (a) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando al sujeto se le administran dosis adicionales del primer inhibidor de RET de la etapa (a), al sujeto también se le puede administrar otro agente anticanceroso (por ejemplo, un segundo inhibidor de RET o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a IL), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia). En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones de la etapa (c), otro inhibidor de RET puede ser el primer inhibidor de RET administrado en la etapa (a). En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D.
También se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene cáncer que incluyen: (a) administrar al sujeto una o más dosis de un primer inhibidor de RET durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (c) administrar al sujeto un segundo inhibidor de RET como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (d) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (a) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando al sujeto se le administran dosis adicionales del primer inhibidor de RET de la etapa (a), también se puede administrar al sujeto otro agente anticanceroso. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia.
T ambién se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene un cáncer (por ejemplo, un cáncer asociado a RET) que incluyen: (a) determinar si una célula cancerosa en una muestra obtenida de un sujeto que tiene un cáncer y al que se ha administrado previamente una o más dosis de un primer inhibidor de RET, tiene una o más mutaciones de resistencia a inhibidores de RET; y (b) administrar al sujeto un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (c) administrar al sujeto dosis adicionales del primer inhibidor de RET administrado previamente si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando al sujeto se le administran dosis adicionales del primer inhibidor de RET administrado previamente al sujeto, al sujeto también se le puede administrar otro agente anticanceroso (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o inmunoterapia). En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones de la etapa (b), otro agente anticanceroso puede ser el primer inhibidor de RET administrado en la etapa (a).
También se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene cáncer que incluyen: (a) determinar si una célula cancerosa en una muestra obtenida de un sujeto que tiene cáncer y al que se le administró previamente una o más dosis de un primer inhibidor de RET tiene una o más mutaciones de resistencia a inhibidores de RET; y (b) administrar al sujeto un segundo inhibidor de RET como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (c) administrar al sujeto dosis adicionales del primer inhibidor de RET administrado previamente si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando al sujeto se le administran dosis adicionales del primer inhibidor de RET administrado previamente al sujeto, también se puede administrar al sujeto otro agente anticanceroso. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810r , G810C, G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones de (b), otro agente anticanceroso puede ser el primer inhibidor de RET administrado en la etapa (a).
En algunas realizaciones, un cáncer asociado a RET como se describe en el presente documento puede aparecer en un sujeto junto con una desregulación de otro gen, otra proteína, o la expresión, actividad o nivel de cualquiera de los mismos.
Por ejemplo, un cáncer asociado a RET que exhibe una fusión RET puede aparecer en un sujeto junto con una o más de: una desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen PIK3CA, una proteína PIK3CA, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen KRAS, una proteína KRAS, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación de un gen EGFR); una desregulación de un gen FGFR2, una proteína FGFR2, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una fusión de un gen FGFR2 o una proteína FGFR2); una desregulación de un gen CDK4, una proteína CDK4, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación de un gen CDK4); una desregulación de un gen mTOR, una proteína mTOR, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen CDKN2A, una proteína CDKN2A, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una deleción en un gen CDKN2A o una proteína CDKN2A); una desregulación de un gen CDKN2B, una proteína CDKN2B, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una deleción en un gen CDKN2B o una proteína CDKN2B); una desregulación de un gen NF1, una proteína NF1, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen MYC, una proteína MYC, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación en un gen MYC); una desregulación de un gen MDM2, una proteína MDM2, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación en un gen MDM2); una desregulación de un gen GNAS, una proteína GNAS, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen BRCA2, una proteína BRCA2, o la expresión, actividad o nivel de cualquiera de los mismos.
En algunas realizaciones, un cáncer asociado a RET que exhibe una mutación de un gen RET y/o una proteína RET puede aparecer en un sujeto junto con una o más de: una desregulación de un gen PIK3CA, una proteína PIK3CA, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen KRAS, una proteína KRAS, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos; una desregulación de un gen FGFR1, una proteína FGFR1, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación de un gen FGFR1); una desregulación de un gen FGFR2, una proteína FGFR2, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación de un gen FGFR2); una desregulación de un gen FGFR3, una proteína FGFR3, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una fusión de un gen FGFR3 o una proteína FGFR3); una desregulación de un gen ERBB2, una proteína ERBB2, o la expresión, actividad o nivel de cualquiera de los mismos (por ejemplo, una amplificación de un gen ERBB2); y una desregulación de un gen KIT, una proteína KIT, o la expresión, actividad o nivel de cualquiera de los mismos.
En algunas realizaciones, un cáncer asociado a RET que exhibe una amplificación de un gen RET puede aparecer en un paciente junto con una o más amplificaciones de cinasa adicionales. Por ejemplo, una amplificación en un gen FGFR1; una amplificación en un gen FGFR2; una amplificación en un gen FGFR3; una amplificación de un gen FGFR4; una amplificación de un gen CDK4; y una amplificación en un gen CDK6.
En algunas realizaciones, en donde un cáncer asociado a RET, como se describe en el presente documento, puede
aparecer en un sujeto junto con una desregulación en otra cinasa, los métodos descritos en el presente documento pueden comprender además la administración de un agente terapéutico adicional que se dirija y/o trate la desregulación en la otra cinasa. Por ejemplo, en el presente documento se proporcionan métodos para tratar un cáncer asociado a RET en un sujeto que necesita dicho tratamiento, comprendiendo el método (a) detectar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos en una muestra del sujeto; y (b) administrar al sujeto una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el método comprende además (c) detectar una desregulación en otra cinasa en una muestra del sujeto; y (d) administrar al sujeto un agente terapéutico que se dirija y/o trate la desregulación en la otra cinasa. En algunas realizaciones, la administración de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, se realiza simultánea, secuencialmente o en serie. En algunas realizaciones, las etapas de detección (a) y (c) pueden realizarse simultánea o secuencialmente en cualquier orden.
Los agentes terapéuticos adicionales que se dirigen y/o tratan la desregulación de la otra cinasa pueden incluir cualquier inhibidor conocido de la otra cinasa. Ejemplos de dichos agentes son los siguientes:
Los inhibidores de PARP de ejemplo incluyen: 3-aminobenzamida (INO-1001), 5-aminoisoquinolina, ABT472, ABT767, AG140361, AG14032, ANG2864, ANG3186, AZD2281, AZD2461, BGP-15, BSI101, BSI401, CEP6800, CEP8983, CK102, CEP9722 (profármaco de CEP8983), CPH101 con CPH102, DR2313, E7016 (GPI-21016), E7449, GP16150, IMP4297, IMP04149, INO1002, INO1003, JPI283, JPI289, KU0687, KU58948, niraparib (MK-4827), NT125, olaparib (AZD2281), ONO-1924H, ON02231, pamiparib (BGB-290), PJ-34, rucaparib (AG014699), SC10914, SOMCL9112, talazoparib (BMN-673) y veliparib (ABT-888).
Los inhibidores de CDK 4/6 de ejemplo incluyen: palbociclib (PD0332991), abemaciclib (LY2835219), ribociclib (LEE011), trilaciclib (G1T28), voruciclib y G1T38.
Los inhibidores de ERBB2 (HER2/neu) de ejemplo incluyen: afatinib, afatinib, dacomitinib (PF-00299804), DS8201-a, erlontinib, gefitinib, KU004, lapatinib, ditosilato de laptinib, MM-111, mubritinib (TAK-165), neratinib, pirotinib (HTI-1001), tucatinib (ONT-380, ARRY-380), 7C3, cetuximab, HER2-BsAb, hersintuzumab, margetuximab, MI130004, NeuVax, paitumumab, pertuzumab, SYD985, trastuzumab y trastuzumab emtansina.
Los inhibidores de ERBB2 amplificado (HER2/neu) de ejemplo incluyen dacomitinib (PF-00299804), lapatinib, neratinib, pertuzumab, trastuzumab y trastuzumab emtansina.
Los inhibidores de EGFR de ejemplo incluyen: AC0010, afatinib, AP26113, ASP8273, avatinib, avitinib, AZD3759, BMS-690514, brigatinib, canertinib, Cap-701, CHMFL-EGFR-202, CUDC-101, dacomitinib, EAI045, EGF816, erlontinib, erlotinib, gefitinib, GNS-1481, GNS-1486, Go6976, HS-10296, icotinib, KU004, lapatinib, nazartinib, neratinib, olmutinib (HM61713, Bl 1482694), osimertinib, osimertinib (AZD9291), pelitinib, PF-06747775, PKC412, pirotinib (HTI-1001), rocilentinib, vandetanib, varlitinib, XL647, 7C3, cetuximab, depatuxizumab mafodotina (ABT-414), matuzumab, nimotuzumab, panitumumab y zalutumumab.
Los inhibidores de EGFR de tipo natural de ejemplo incluyen: afatinib, BMS-690514, canertinib, CUDC-101, dacomitinib, erlotinib, gefitinib, lapatinib, neratinib, pelitinib, vandetanib, varlitinib, XL647, cetuximab, matuzumab, nimotuzumab, panitumumab y zalutumumab.
Los inhibidores de EGFR mutado de ejemplo incluyen: AC0010, afatinib, AP26113, ASP8273, avatinib, avitinib, AZD3759, BMS-690514, brigatinib, canertinib, Cap-701, CHMFL-EGFR-202, CUDC-101, dacomitinib, EAI045, EGF816, GNS-1481, GNS-1486, Go6976, HS-10296, icotinib, nazartinib, neratinib, olmutinib (HM61713, Bl 1482694), osimertinib (AZD9291), PF-06747775, PKC412, rocilentinib, vandetanib, varlitinib y cetuximab.
Un inhibidor de EGFR amplificado de ejemplo es depatuxizumab mafodotina (ABT-414).
Los inhibidores de FGFR de ejemplo incluyen: ASP5878, AZD4547, BGJ398, BLU9931, brivatinib, cediranib, DEBIO 1347, derazantinib (ARQ-087), dovitinib (CHIR258), E7090, ENMD-2076, erdafitinib (JNJ-42756293), FGF 401, FIIN-1, FRIN-1, INCB054828, L16H50, lenvatinib, lucitanib, LY2874455, nintedanib, NP603, orantinib (SU6668), pazopanib, PBI05204, PD173074, ponatinib, PRN1371, regorafenib, rogaratinib (BAY-1163877), S49076, SOMCL-085, SU5402, sunitinib, TAS-120, FP-1039, GAL-F2, GAL-FR21, GAL-FR22, GAL-FR23, GP369, hLD1.vb, LD1, MFGR1877S, MM-161, PRO-001 y R3Mab.
Los inhibidores de las fusiones de FGFR de ejemplo incluyen: BGJ398, DEBIO 1347, derazantinib (ARQ-087), E7090, erdafitinib (JNJ-42756293), lucitanib y TAS-120.
Los inhibidores de ejemplo de FGFR1, FGFR2 y FGFR3 incluyen: AZD4547, BGJ398, DEBIO 1347, E7090, INCB054828, S49076, SOMCL-085 y TAS-120.
Los inhibidores de FGF4 de ejemplo incluyen: BLU-554, BLU9931, NVP-FGF401 y hLDI.vb.
Los inhibidores de FGFR1 amplificado de ejemplo incluyen: AZD4547, BGJ398, DEBIO 1347, derazantinib (ARQ-087), erdafitinib (JNJ-42756293), INCB054828 y lucitanib.
Los inhibidores de FGFR2 amplificado de ejemplo incluyen: AZD4547, DEBIO 1347, derazantinib (ARQ-087), lucitanib, regorafenib y TAS-120.
Un inhibidor de FGFR3 amplificado de ejemplo es AZD4547.
Los inhibidores de MEK de ejemplo incluyen: AZD8330 (ARRY-424704), AZD6244 (ARRY-142866), BI-847325, binimetinib, BIX02188, BIX02189, CH4987655, CH5126766, CI-1040, cobemetinib (GDC-0973), EBI-1051, G-573, G8935, GDC-0623, miricetina, nobiletina, PD0325901, PD184161, PD318088, PD98059, PD334581, pimasertib (AS-703026), refametinib (RDEA119, BAY 869766), selumentinib (AZD6244), SL-327, TAK-733, trametinib y U0126.
Los inhibidores de KRAS de ejemplo incluyen: 0375-0604, un compuesto del bolsillo switch II (SIIP) basado en quinazolina covalente, ARS-1620, AZD4785 y LP1.
Los inhibidores de PI3K de ejemplo incluyen: 3-metiladenina, A66, alpelisib (BYL719), AMG319, apitolisib (GDC-0980, RG7422), AS-252424, AS-604850, AS-605240, AZD6842, AZD8186, AZD8835, BGT226 (NVP-BGT226), buparlisib (BKM120), CAY10505, CH5132799, copanlisib (BAY 80-6946), CUDC-907, CZC24832, dactolisib (BEZ235, NVP-BEZ235), DS7423, duvelisib (IPI-145, INK1197), GDC-0032, GDC-0084, GDC-0326, gedatolisib (PF-05212384, PKI-5587), GNE-317, GS-9820, GSK1059615, GSK2292767, GSK2636771, HS-173, IC-87114, idelalisib (CAL-101, GS-1101), IPI-145, IPI-3063, IPI-549, LY294002, LY3023414, nemiralisib (GSK2269557), omipalisib (GSK2126458, GSK458), PF-04691502, PF-4989216, PI-103, PI-3065, pictilisib (GDC-0941), PIK-293, PIK-294, PIK-75, PIK-90, PIK-93, PIK-III, pilaralisib (XL147), PKI-587, PP-110, PQR309, PQR309, PW-12, PX-866, quercetina, S14161, SAR245409 (XL765), SAR260301, SAR405, serabelisib (INK-1117, MLN-1117, TAK-1117), SF-1126, SF-2523, SN32976, taselisib (GDC-0032), TB101110, TG100-115, TG100-713, TGR-1202, TGX-221, umbralisib (TGR-1202), voxtalisib (XL765, SAR245409), VPS34-IN1, VS-5584 (SB2343), WJD008, wortmanina y ZSTK474.
Los inhibidores de KIT de ejemplo incluyen: AMG 706, amuvatinib (MP-470), APcK110, axitinib (AG-013736), AZD2932, dasatinib (BMS-354825), dovitinib (TKI-258, CHIR-258), EXEL-0862, imatinib, KI-328, masitinib (AB1010), midostaurina, MLN518, motesanib, N3-(6-aminopiridin-3-il)-N1-(2-ciclopentiletil)-4-metilisoftalamida, nilotinib, OSI-930, pazopanib (GW786034), pexidartinib (PLX3397), PKC412, PLX647, PP1, quizartinib (AC220), regorafenib (BAY 73-4506), semaxinib (SU 5416), sitravatinib (MGCD516), sorafenib, STI571, SU11248, SU9529, sunitinib, telatinib, tivozanib (AV-951), tirfostina AG 1296, VX-322 y WBZ_4.
Los inhibidores de MDM2 de ejemplo incluyen: (-)-partenolida, ALRN6924, AM-8553, AMG232, CGM-097, DS-3032b, GEM240, HDM201, HLI98, idasanutlina (RG-7338), JapA, MI-219, MI-219, MI-319, MI-77301 (SAR405838), MK4828, MK-8242, MX69, NSC 207895 (XI-006), nutlina-3, nutlina-3a, nutlina-3b, NVP-CFC218, NVP-CGM097, PXn727/822, RG7112, RO2468, RO5353, RO5503781, serdemetán (JNJ-26854165), SP-141 y YH239-EE.
Los inhibidores de MDM2 amplificado de ejemplo incluyen: AM-8553, AMG232, DS-3032b, MI-77301 (SAR405838), NSC 207895 (XI-006), nutlina-3a, NVP-CFC218, NVP-CGM097 y RG7112.
Los inhibidores de MET de ejemplo incluyen: (-)-oleocantal, ABBV-399, AMG-208, AMG-337, AMG-458, BAY-853474, BMS-754807, BMS-777607, BMS-794833, cabozantinib (XL184, BMS-907351), capmatinib (INCB28060), crizotinib (PF-02341066), DE605, foretinib (GSK1363089, XL880), glesatinib (MGCD265), golvatinib (E7050), INCB028060, JNJ-38877605, KRC-408, merestinib (LY2801653), MK-2461, MK8033, NPS-1034, NVP-BVU972, PF-04217903, PHA-665752, S49076, savolitinib (AZD6094, HMPL-504), SGX-523, SU11274, TAS-115, tepotinib (EMD 1214063, MSC2156119J), volitinib, CE-355621 y onartuzumab.
Los inhibidores de mTOR de ejemplo incluyen: antracimicina, apitolisib (GDC-0980, RG7422), AZD-8055, BGT226 (NVP-BGT226), CC-223, CZ415, dactolisib (BEZ235, NVP-BEZ235), DS7423, everolimus (RAD001), GDC-0084, GDC-0349, gedatolisib (PF-05212384, PKI-5587), GSK1059615, INK128, KU-0063794, LY3023414, MLN0128, omipalisib (GSK2126458, GSK458), OSI-027, OSU-53, palomid 529 (P529), PF-04691502, PI-103, PKI-587, PP242, PQR309, ridafarolimus (AP-23573), sapanisertib (INK 128, MLN0128), SAR245409 (XL765), SF-1126, SF2523, sirolimus (rapamicina), SN32976, TAK228, temsirolimus (CCI-779, NSC 683864), torina 1, torina 2, torkinib (PP242), umirolimus, vistusertib (AZD2014), voxtalisib (XL765, SAR245409), VS-5584, VS-5584 (SB2343), WAY-600, WYE-125132 (WYE-132), WYE-354, WYE-687, XL388 y zotarolimus (ABT-578).
Los inhibidores de MYC de ejemplo incluyen: 10058-F4, 10074-G5 y KSI-3716.
La expresión "desregulación de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa y un compañero de fusión, una mutación en un gen que da
como resultado la expresión de una proteína que incluye una deleción de al menos un aminoácido en comparación con una proteína de tipo natural, una mutación en un gen que da como resultado la expresión de una proteína con una o más mutaciones puntuales en comparación con una proteína de tipo natural, una mutación en un gen que da como resultado la expresión de una proteína con al menos un aminoácido insertado en comparación con una proteína de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína en una célula), una versión alternativa de corte y empalme de un ARNm que da como resultado una proteína que tiene una deleción de al menos un aminoácido en la proteína en comparación con la proteína de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen que codifica una proteína que es constitutivamente activa o tiene una actividad aumentada en comparación con una proteína codificada por un gen que no incluye la mutación. Por ejemplo, una desregulación de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es la proteína principal). En algunos ejemplos, la desregulación de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen con un gen diferente.
El tratamiento de un paciente que tiene cáncer con un inhibidor multicinasa (MKI) o un inhibidor de cinasa específico de la diana (por ejemplo, un inhibidor de BRAF, un inhibidor de EGFR, un inhibidor de MEK, un inhibidor de ALK, un inhibidor de ROS1, un inhibidor de MET, un inhibidor de aromatasa, un inhibidor de RAF o un inhibidor de RAS) puede dar como resultado la desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de los mismos en el cáncer, y/o resistencia a un inhibidor de RET. Véanse, por ejemplo, Bhinge et al., Oncotarget 8:27155-27165,
2017; Chang et al., Yonsei Med. J. 58:9-18, 2017; y Lopez-Delisle et al., doi: 10.1038/s41388-017-0039-5, Oncogene
2018.
El tratamiento de un paciente que tiene un cáncer con un inhibidor de RET en combinación con un inhibidor multicinasa o un inhibidor de cinasa específico de la diana (por ejemplo, un inhibidor de BRAF, un inhibidor de EGFR, un inhibidor de MEK, un inhibidor de a Lk , un inhibidor de ROS1, un inhibidor de MET, un inhibidor de aromatasa, un inhibidor de
RAF o un inhibidor de RAS) puede tener una mayor eficacia terapéutica en comparación con el tratamiento del mismo paciente o de un paciente similar con el inhibidor de RET como monoterapia, o el inhibidor multicinasa o el inhibidor de cinasa específico de la diana como monoterapia. Véanse, por ejemplo, Tang et al., doi:
10.1038/modpathol.2017.109, Mod. Pathol. 2017; Andreucci et al., Oncotarget 7:80543-80553, 2017; Nelson-Taylor et al., Mol. Cancer Ther. 16:1623-1633, 2017; y Kato et al., Clin. Cancer Res. 23:1988-1997, 2017.
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paci un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) y al que se administró previamente un inhibidor multicinasa (MKI) o un inhibidor de cinasa específico de la diana (por ejemplo, un inhibidor de BRAF, un inhibidor de EGFR, un inhibidor de MEK, un inhibidor de ALK, un inhibidor de ROS1, un inhibidor de
MET, un inhibidor de aromatasa, un inhibidor de RAF o un inhibidor de RAS) (por ejemplo, como monoterapia) que incluyen: administrar al paciente (i) una dosis terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia, o (ii) una dosis terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y una dosis terapéuticamente eficaz del MKI administrado previamente o del inhibidor de cinasa específico de la diana administrado previamente.
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paci un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) al que se admi previamente un MKI o un inhibidor de cinasa específico de la diana (por ejemplo, un inhibidor de BRAF, un inhibidor de EGFR, un inhibidor de MEK, un inhibidor de ALK, un inhibidor de ROS1, un inhibidor de MET, un inhibidor de aromatasa, un inhibidor de RAF o un inhibidor de RAS) (por ejemplo, como monoterapia) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una dosis terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia, o (ii) una dosis terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y una dosis terapéuticamente eficaz del MKI administrado previamente o del inhibidor de cinasa específico de la diana administrado previamente.
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: administrar a un paciente una cantidad terapéuticamente eficaz de un MKI o un inhibidor de cinasa específico de la diana (por ejemplo, un inhibidor de BRAF, un inhibidor de EGFR, un inhibidor de MEK, un inhibidor de a Lk , un inhibidor de ROS1, un inhibidor de MET, un inhibidor de aromatasa, un inhibidor de RAF o un inhibidor de RAS) (por ejemplo, como
monoterapia) durante un primer período de tiempo; después del período de tiempo, identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una dosis terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia, o (ii) una dosis terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y una dosis terapéuticamente eficaz del MKI administrado previamente o del inhibidor de cinasa específico de la diana administrado previamente.
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen BRAf , una cinasa BRAF, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de BRAF (por ejemplo, cualquiera de los inhibidores de BRAF descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen BRAF, una cinasa BRAF, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de BRAF (por ejemplo, cualquiera de los inhibidores de BRAF descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de EGFR (por ejemplo, cualquiera de los inhibidores de EGFR descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen EGFR, una proteína EGFR, o la expresión o actividad, o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de EGFR (por ejemplo, cualquiera de los inhibidores de EGFR descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen MEK, una proteína MEK, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de MEK (por ejemplo, cualquiera de los inhibidores de MEK descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen MEK, una proteína MEK, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de MEK (por ejemplo, cualquiera de los inhibidores de MEK descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen ALK, una proteína ALK, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de ALK (por ejemplo, cualquiera de los inhibidores de ALK descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un
paciente que tiene una célula cancerosa que tiene una desregulación de un gen ALK, una proteína ALK, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de ALK (por ejemplo, cualquiera de los inhibidores de ALK descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen ROS, una proteína r Os , o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de ROS (por ejemplo, cualquiera de los inhibidores de ROS descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen ROS, una proteína ROS, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de ROS (por ejemplo, cualquiera de los inhibidores de ROS descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen MET, una proteína m Et , o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de MET (por ejemplo, cualquiera de los inhibidores de MET descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de MET (por ejemplo, cualquiera de los inhibidores de MET descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen aromatasa, una proteína aromatasa, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de aromatasa (por ejemplo, cualquiera de los inhibidores de aromatasa descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen aromatasa, una proteína aromatasa, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de aromatasa (por ejemplo, cualquiera de los inhibidores de aromatasa descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen RAF, una proteína RAF, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de RAF (por ejemplo, cualquiera de los inhibidores de RAF descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen RAF, una proteína RAF, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un
compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de RAF (por ejemplo, cualquiera de los inhibidores de RAF descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que tiene desregulación de un gen RAS, una proteína RAS, o la expresión, actividad o nivel de los mismos, que incluyen administrar al paciente (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de RAS (por ejemplo, cualquiera de los inhibidores de RAS descritos en el presente documento o conocidos en la técnica).
En el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente que tiene un cáncer (por ejemplo, cualquiera de los cánceres descritos en el presente documento) que incluyen: identificar a un paciente que tiene una célula cancerosa que tiene una desregulación de un gen RAS, una proteína RAS, o la expresión, actividad o nivel de los mismos; y administrar al paciente identificado (i) una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y (ii) una cantidad terapéuticamente eficaz de un inhibidor de RAS (por ejemplo, cualquiera de los inhibidores de RAS descritos en el presente documento o conocidos en la técnica).
La expresión "desregulación de un gen BRAF, una proteína BRAF, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa BRAF y un compañero de fusión, una mutación en un gen BRAF que da como resultado la expresión de una proteína BRAF que incluye una deleción de al menos un aminoácido en comparación con una proteína BRAF de tipo natural, una mutación en un gen BRAF que da como resultado la expresión de una proteína BRAF con una o más mutaciones puntuales en comparación con una proteína BRAF de tipo natural, una mutación en un gen BRAF que da como resultado la expresión de una proteína BRAF con al menos un aminoácido insertado en comparación con una proteína BRAF de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína BRAF en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína BRAF en una célula), una versión alternativa de corte y empalme de un ARNm de BRAF que da como resultado una proteína BRAF que tiene una deleción de al menos un aminoácido en la proteína BRAF en comparación con la proteína BRAF de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína BRAF de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen BRAF, una proteína BRAF, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen BRAF que codifica una proteína BRAF que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen BRAF que no incluye la mutación. Por ejemplo, una desregulación de un gen BRAF, una proteína BRAF, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína BRAF que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es BRAF). En algunos ejemplos, la desregulación de un gen BRAf , una proteína BRAF, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen BRAF con otro gen diferente de BRAF.
Los ejemplos no limitantes de un inhibidor de BRAF incluyen dabrafenib, vemurafenib (también llamado RG7204 o PLX4032), tosilato de sorafenib, PLX-4720, GDC-0879, BMS-908662 (Bristol-Meyers Squibb), LGX818 (Novartis), PLX3603 (Hofmann-LaRoche), RAF265 (Novartis), RO5185426 (Hofmann-LaRoche) y GSK2118436 (GlaxoSmithKline). Se conocen en la técnica ejemplos adicionales de un inhibidor de BRAF.
La expresión "desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa EGFR y un compañero de fusión, una mutación en un gen EGFR que da como resultado la expresión de una proteína EGFR que incluye una deleción de al menos un aminoácido en comparación con la proteína EGFR de tipo natural, una mutación en un gen EGFR que da como resultado la expresión de una proteína EGFR con una o más mutaciones puntuales en comparación con una proteína EGFR de tipo natural, una mutación en un gen EGFR que da como resultado la expresión de una proteína EGFR con al menos un aminoácido insertado en comparación con una proteína EGFR de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína EGFR en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína EGFR en una célula), una versión alternativa de corte y empalme de un ARNm de EGFR que da como resultado una proteína EGFR que tiene una deleción de al menos un aminoácido en la proteína EGFR en comparación con la proteína EGFR de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína EGFR de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos,
puede ser una mutación en un gen EGFR que codifica una proteína EGFR que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen EGFR que no incluye la mutación. Por ejemplo, una desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína EGFR que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es EGFR). En algunos ejemplos, la desregulación de un gen EGFR, una proteína EGFR, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen EGFR con otro gen diferente de EGFR.
Los ejemplos no limitantes de un inhibidor de EGFR incluyen gefitinib, erlotinib, brigatinib, lapatinib, neratinib, icotinib, afatinib, dacomitinib, poziotinib, vandetanib, afatinib, AZD9291, CO-1686, HM61713, AP26113, CI-1033, PKI-166, GW-2016, EKB-569, PDI-168393, AG-1478, CGP-59326A. Se conocen en la técnica ejemplos adicionales de un inhibidor de EGFR.
La expresión "desregulación de un gen MEK, una proteína MEK, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa MEK y un compañero de fusión, una mutación en un gen MEK que da como resultado la expresión de una proteína MEK que incluye una deleción de al menos un aminoácido en comparación con una proteína MEK de tipo natural, una mutación en un gen MEK que da como resultado la expresión de una proteína MEK con una o más mutaciones puntuales en comparación con una proteína MEK de tipo natural, una mutación en un gen MEK que da como resultado la expresión de una proteína MEK con al menos un aminoácido insertado en comparación con una proteína MEK de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína MEK en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína MEK en una célula), una versión alternativa de corte y empalme de un ARNm de MEK que da como resultado una proteína MEK que tiene una deleción de al menos un aminoácido en la proteína MEK en comparación con la proteína MEK de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína MEK de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen MEK, una proteína MEK, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen MEK que codifica una proteína MEK que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen MEK que no incluye la mutación. Por ejemplo, una desregulación de un gen MEK, una proteína MEK, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína MEK que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es MEK). En algunos ejemplos, la desregulación de un gen MEK, una proteína MEK, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen MEK con otro gen diferente de MEK.
Los ejemplos no limitantes de un inhibidor de MEK incluyen mekinist, trametinib (GSK1120212), cobimetinib (XL518), binimetinib (MEK162), selumetinib, PD-325901, CI-1040, PD035901, TAK-733, PD098059, U0126, AS703026/MSC1935369, XL-518/GDC-0973, BAY869766/RDEA119 y GSK1120212. Se conocen en la técnica ejemplos adicionales de un inhibidor de MEK.
La expresión "desregulación de un gen ALK, una proteína ALK, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa ALK y un compañero de fusión, una mutación en un gen ALK que da como resultado la expresión de una proteína ALK que incluye una deleción de al menos un aminoácido en comparación con una proteína de tipo natural, una mutación en un gen ALK que da como resultado la expresión de una proteína ALK con una o más mutaciones puntuales en comparación con una proteína ALK de tipo natural, una mutación en un gen ALK que da como resultado la expresión de una proteína ALK con al menos un aminoácido insertado en comparación con una proteína ALK de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína ALK en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína ALK en una célula), una versión alternativa de corte y empalme de un ARNm de ALK que da como resultado una proteína ALK que tiene una deleción de al menos un aminoácido en la proteína ALK en comparación con la proteína ALK de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína ALK de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen ALK, una proteína ALK, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen ALK que codifica una proteína ALK que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen ALK que no incluye la mutación. Por ejemplo, una desregulación de un gen ALK, una proteína ALK, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína ALK que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es a Lk ). En algunos ejemplos, la desregulación de un gen ALK, una proteína ALK, o la
expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen ALK con otro gen diferente de ALK.
Los ejemplos no limitantes de un inhibidor de ALK incluyen crizotinib (Xalkori), ceritinib (Zykadia), alectinib (Alecensa), dalantercept, ACE-041 (Brigatinib) (AP26113), entrectinib (NMS-E628), PF-06463922 (Pfizer), TSR-011 (Tesaro), CEP-37440 (Teva), CEP-37440 (Teva), X-396 (Xcovery) y As P-3026 (Astellas). Se conocen en la técnica ejemplos adicionales de un inhibidor de ALK.
La expresión "desregulación de un gen ROS1, una proteína ROS1, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa ROS1 y un compañero de fusión, una mutación en un gen ROS1 que da como resultado la expresión de una proteína ROS1 que incluye una deleción de al menos un aminoácido en comparación con una proteína ROS1 de tipo natural, una mutación en un gen ROS1 que da como resultado la expresión de una proteína ROS1 con una o más mutaciones puntuales en comparación con una proteína ROS1 de tipo natural, una mutación en un gen ROS1 que da como resultado la expresión de una proteína ROS1 con al menos un aminoácido insertado en comparación con una proteína ROS1 de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína ROS1 en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína ROS1 en una célula), una versión alternativa de corte y empalme de un ARNm de ROS1 que da como resultado una proteína ROS1 que tiene una deleción de al menos un aminoácido en la proteína ROS1 en comparación con la proteína ROS1 de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína ROS1 de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen ROS1, una proteína ROS1, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen ROS1 que codifica una proteína ROS1 que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen ROS1 que no incluye la mutación. Por ejemplo, una desregulación de un gen ROS1, una proteína ROS1, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína ROS1 que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es ROS1). En algunos ejemplos, la desregulación de un gen ROS1, una proteína ROS1, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen ROS1 con otro gen diferente de ROS1.
Los ejemplos no limitantes de un inhibidor de ROS1 incluyen crizotinib, entrectinib (RXDX-101), lorlatinib (PF-06463922), certinib, TPX-0005, DS-605 y cabozantinib. Se conocen en la técnica ejemplos adicionales de un inhibidor de ROS1.
La expresión "desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa MET y un compañero de fusión, una mutación en un gen MET que da como resultado la expresión de una proteína MET que incluye una deleción de al menos un aminoácido en comparación con una proteína MET de tipo natural, una mutación en un gen MET que da como resultado la expresión de una proteína MET con una o más mutaciones puntuales en comparación con una proteína MET de tipo natural, una mutación en un gen MET que da como resultado la expresión de una proteína MET con al menos un aminoácido insertado en comparación con una proteína MET de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína MET en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína MET en una célula), una versión alternativa de corte y empalme de un ARNm de MET que da como resultado una proteína MET que tiene una deleción de al menos un aminoácido en la proteína MET en comparación con la proteína MET de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína MET de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen MET que codifica una proteína MET que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen MET que no incluye la mutación. Por ejemplo, una desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína MET que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es MET). En algunos ejemplos, la desregulación de un gen MET, una proteína MET, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen m Et con otro gen diferente de MET.
Los ejemplos no limitantes de un inhibidor de MET incluyen crizotinib, cabozantinib, JNJ-38877605, PF-04217903 (Pfizer), MK-2461, GSK 1363089, AMG 458 (Amgen), tivantinib, INCB28060 (Incyte), PF-02341066 (Pfizer), E7050 (Eisai), BMS-777607 (Bristol-Meyers Squibb), JNJ-38877605 (Johnson & Johnson), ARQ197 (ArQule), GSK/1363089/XL880 (GSK/Exeilixis) y XL174 (BMS/Exelixis). Se conocen en la técnica ejemplos adicionales de un
inhibidor de MET.
La expresión "desregulación de un gen aromatasa, una proteína aromatasa, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una mutación en un gen aromatasa que da como resultado la expresión de una proteína aromatasa que incluye una deleción de al menos un aminoácido como en comparación con una proteína aromatasa de tipo natural, una mutación en un gen aromatasa que da como resultado la expresión de una proteína aromatasa con una o más mutaciones puntuales en comparación con una proteína aromatasa de tipo natural, una mutación en un gen aromatasa que da como resultado la expresión de una proteína aromatasa con al menos un aminoácido insertado en comparación con una proteína aromatasa de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína aromatasa en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína aromatasa en una célula), una versión alternativa de corte y empalme de un ARNm de aromatasa que da como resultado una proteína aromatasa que tiene una deleción de al menos un aminoácido en la proteína aromatasa en comparación con la proteína aromatasa de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína aromatasa de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen aromatasa, una proteína aromatasa, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen aromatasa que codifica una proteína aromatasa que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen aromatasa que no incluye la mutación.
Los ejemplos no limitantes de un inhibidor de aromatasa incluyen arimidex (anastrozol), aromasina (exemestano), femara (letrozol), teslac (testolactona) y formestano. Se conocen en la técnica ejemplos adicionales de un inhibidor de aromatasa.
La expresión "desregulación de un gen RAF, una proteína RAF, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa RAF y un compañero de fusión, una mutación en un gen RAF que da como resultado la expresión de una proteína RAF que incluye una deleción de al menos un aminoácido en comparación con una proteína RAF de tipo natural, una mutación en un gen RAF que da como resultado la expresión de una proteína RAF con una o más mutaciones puntuales en comparación con una proteína RAF de tipo natural, una mutación en un gen RAF que da como resultado la expresión de una proteína rAf con al menos un aminoácido insertado en comparación con una proteína RAF de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína RAF en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína RAF en una célula), una versión alternativa de corte y empalme de un ARNm de RAF que da como resultado una proteína RAF que tiene una deleción de al menos un aminoácido en la proteína RAF en comparación con la proteína RAF de tipo natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína RAF de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen RAF, una proteína RAF, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen RAF que codifica una proteína RAF que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen RAF que no incluye la mutación. Por ejemplo, una desregulación de un gen RAF, una proteína RAF, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína RAF que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es RAF). En algunos ejemplos, la desregulación de un gen rA f , una proteína RAF, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen r A f con otro gen diferente de RAF.
Los ejemplos no limitantes de un inhibidor de RAF incluyen sorafenib, vemurafenib, dabrafenib, BMS-908662/XL281, GSK2118436, RAF265, RO5126766 y RO4987655. Se conocen en la técnica ejemplos adicionales de un inhibidor de RAF.
La expresión "desregulación de un gen RAS, una proteína RAS, o la expresión, actividad o nivel de cualquiera de los mismos" se refiere a una mutación genética (por ejemplo, una translocación cromosómica que da como resultado la expresión de una proteína de fusión que incluye un dominio cinasa RAS y un compañero de fusión, una mutación en un gen RAS que da como resultado la expresión de una proteína RAS que incluye una deleción de al menos un aminoácido en comparación con una proteína RAS de tipo natural, una mutación en un gen RAS que da como resultado la expresión de una proteína RAS con una o más mutaciones puntuales en comparación con una proteína RAS de tipo natural, una mutación en un gen RAS que da como resultado la expresión de una proteína RAS con al menos un aminoácido insertado en comparación con una proteína RAS de tipo natural, una duplicación génica que da como resultado un aumento del nivel de proteína RAS en una célula, o una mutación en una secuencia reguladora (por ejemplo, un promotor y/o potenciador) que da como resultado un aumento del nivel de proteína RAS en una célula), una versión alternativa de corte y empalme de un ARNm de RAS que da como resultado una proteína RAS que tiene una deleción de al menos un aminoácido en la proteína RAS en comparación con la proteína RAS de tipo
natural), o una expresión aumentada (por ejemplo, niveles aumentados) de una proteína RAS de tipo natural en una célula de mamífero debido a la señalización celular aberrante y/o la señalización autocrina/paracrina desregulada (por ejemplo, en comparación con una célula no cancerosa de control). Como ejemplo adicional, una desregulación de un gen RAS, una proteína RAS, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser una mutación en un gen RAS que codifica una proteína RAS que es constitutivamente activa o tiene un aumento de actividad en comparación con una proteína codificada por un gen RAS que no incluye la mutación. Por ejemplo, una desregulación de un gen RAS, una proteína RAS, o la expresión, actividad o nivel de cualquiera de los mismos, puede ser el resultado de una translocación génica o cromosómica que da lugar a la expresión de una proteína de fusión que contiene una primera porción de una proteína RAS que incluye un dominio cinasa funcional, y una segunda porción de una proteína de pareja (es decir, que no es RAS). En algunos ejemplos, la desregulación de un gen RAS, una proteína RAS, o la expresión, actividad o nivel de cualquiera de los mismos puede ser el resultado de una translocación génica de un gen r As con otro gen diferente de RAS.
Los ejemplos no limitantes de un inhibidor de RAS incluyen Kobe0065 y Kobe2602. Se conocen en la técnica ejemplos adicionales de un inhibidor de RAS.
Los ejemplos no limitantes de inhibidores multicinasa (MKI) incluyen dasatinib y sunitinib.
En algunas realizaciones, se proporcionan en el presente documento compuestos para su uso en métodos para tratar a un sujeto que tiene un cáncer que incluyen: (a) administrar al sujeto una o más dosis de un primer inhibidor de RET o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una desregulación de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos, en donde el gen o proteína se selecciona del grupo que consiste en EGFR, MET, ALK, ROS1, KRAS, BRAF, RAS, PIK3CA y HER2; y (c) 1) administrar un segundo inhibidor de RET como monoterapia o junto con otro agente anticanceroso, 2) administrar dosis adicionales del primer inhibidor de RET o un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con un inhibidor dirigido al gen o la proteína (por ejemplo, un inhibidor de EGFR, MeT, ALK, ROS1, KRAS, BRAF, RAS, PIK3CA y HER2), o 3) suspender la administración del inhibidor de RET de la etapa a) y administrar al sujeto un inhibidor dirigido al gen o la proteína (por ejemplo, un inhibidor de EGFR, MET, ALK, ROS1, KRAS, BRAF, RAS, PIK3CA y HER2) si el sujeto tiene una célula cancerosa que tiene al menos una desregulación de un gen, una proteína, o la expresión, actividad o nivel de los mismos, en donde el gen o proteína se selecciona del grupo que consiste en EGFR, MET, ALK, ROS1, KRAS, BRAF, RAS, PIK3CA y HER2; o (d) administrar al sujeto dosis adicionales del primer inhibidor de RET de la etapa (a) si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos, en donde el gen o proteína se selecciona del grupo que consiste en EGFR, MET, ALK, ROS1, k Ra S, BRAF, RAS, PIK3CA y HER2 confieren mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de r Et o el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el tumor es un tumor NSCLC y la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos se seleccionan de mutaciones diana en EGFR o MET, reordenamientos diana que implican ALK o ROS1, o mutaciones activadoras en KRAS. En algunas realizaciones, el tumor es un tumor tiroideo (no MTC) y la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos se seleccionan de mutaciones diana en BRAF o mutaciones activadoras en RAS. En algunas realizaciones, el tumor es un tumor MTC y la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos se seleccionan de mutaciones diana en ALK o mutaciones activadoras en RAS. En algunas realizaciones, el tumor es un tumor de páncreas y la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos es una mutación activadora en KRAS. En algunas realizaciones, el tumor es un tumor colorrectal y la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos se seleccionan de mutaciones diana en BRAF o PIK3CA o una mutación activadora en RAS. En algunas realizaciones, el tumor es un tumor de mama y la una o más desregulaciones de un gen, una proteína, o la expresión, actividad o nivel de cualquiera de los mismos se seleccionan de mutaciones diana en PIK3CA o una alteración en HER2.
También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer que incluyen (a) administrar al sujeto una o más dosis de un primer inhibidor de r Et durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (c) seleccionar un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; o (d) seleccionar dosis adicionales del primer inhibidor de RET de la etapa (a) para el sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se seleccionan dosis adicionales del primer inhibidor de RET de la etapa (a) para el sujeto, el método puede incluir además seleccionar dosis de otro agente anticanceroso para el sujeto. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de
resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones de la etapa (c), otro inhibidor de RET puede ser el primer inhibidor de RET administrado en la etapa (a).
También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer que incluyen (a) administrar al sujeto una o más dosis de un primer inhibidor de r Et durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene al menos una mutación de resistencia a inhibidores de RET; y (c) seleccionar un segundo inhibidor de RET como monoterapia o junto con otro agente anticanceroso si el sujeto tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; o (d) seleccionar dosis adicionales del primer inhibidor de RET de la etapa (a) para el sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se seleccionan dosis adicionales del primer inhibidor de RET de la etapa (a) para el sujeto, el método puede incluir además seleccionar dosis de otro agente anticanceroso para el sujeto. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810c , G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones, otro RET puede ser el primer inhibidor de RET administrado en la etapa (a).
También se proporcionan métodos para seleccionar un tratamiento para un sujeto con cáncer que incluyen (a) determinar si una célula cancerosa en una muestra obtenida de un sujeto con cáncer y al que se ha administrado previamente una o más dosis de un primer inhibidor de RET tiene una o más mutaciones de resistencia a inhibidores de RET; (b) seleccionar un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal 0 solvato farmacéuticamente aceptable del mismo como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (c) seleccionar dosis adicionales del primer inhibidor de RET administrado previamente para el sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se seleccionan para el sujeto dosis adicionales del primer inhibidor de RET previamente administrado al sujeto, el método puede incluir además seleccionar dosis de otro agente anticanceroso (por ejemplo, un compuesto de Fórmula 1 (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo o inmunoterapia) para el sujeto. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones de la etapa (c), otro inhibidor de RET puede ser el primer inhibidor de RET administrado en la etapa (a).
También se proporcionan métodos para seleccionar un tratamiento para un sujeto con cáncer que incluyen (a) determinar si una célula cancerosa en una muestra obtenida de un sujeto con cáncer y al que se ha administrado previamente una o más dosis de un primer inhibidor de RET tiene una o más mutaciones de resistencia a inhibidores de RET; (b) seleccionar un segundo inhibidor de RET como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene al menos una mutación de resistencia a inhibidores de RET; o (c) seleccionar dosis adicionales del primer inhibidor de RET administrado previamente para el sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se seleccionan para el sujeto dosis adicionales del primer inhibidor de RET previamente administrado al sujeto, el método puede incluir además seleccionar dosis de otro agente anticanceroso (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo o una inmunoterapia) para el sujeto. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen
una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a IL), o una sal o solvato farmacéuticamente aceptable del mismo). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones, otro RET puede ser el primer inhibidor de RET administrado en la etapa (a).
También se proporcionan métodos para determinar el riesgo de un sujeto de desarrollar un cáncer que tenga cierta resistencia a un primer inhibidor de RET que incluyen: determinar si una célula en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; e identificar a un sujeto con una célula que tiene una o más mutaciones de resistencia a inhibidores de RET, como con una mayor probabilidad de desarrollar un cáncer que tenga cierta resistencia al primer inhibidor de RET. También se proporcionan métodos para determinar el riesgo de un sujeto de desarrollar un cáncer que tenga cierta resistencia a un primer inhibidor de RET que incluyen: identificar a un sujeto con una célula que tiene una o más mutaciones de resistencia a inhibidores de RET, como con una mayor probabilidad de desarrollar un cáncer que tenga cierta resistencia al primer inhibidor de RET. También se proporcionan métodos para determinar la presencia de un cáncer que tiene cierta resistencia a un primer inhibidor de RET que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que el sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene un cáncer que tiene cierta resistencia al primer inhibidor de RET. También se proporcionan métodos para determinar la presencia de un cáncer que tiene cierta resistencia a un primer inhibidor de RET en un sujeto que incluyen: determinar que un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET, tiene un cáncer que tiene cierta resistencia al primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con el primer inhibidor de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET incluyen una o más mutaciones de resistencia a inhibidores de RET enumeradas en las Tablas 3 y 4. Por ejemplo, la una o más mutaciones de resistencia a inhibidores de RET pueden incluir una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, o una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D.
En algunas realizaciones de cualquiera de los métodos descritos en el presente documento, una mutación de resistencia a inhibidores de RET que confiere mayor resistencia a una célula cancerosa o tumor al tratamiento con un primer inhibidor de RET puede ser cualquiera de las mutaciones de resistencia a inhibidores de RET enumeradas en la Tabla 3 o 4 (por ejemplo, una sustitución en la posición de aminoácido 804, por ejemplo, V804M, V804L o V804E, 0 una sustitución en la posición de aminoácido 810, por ejemplo, G810S, G810R, G810C, G810A, G810V y G810D).
En algunas realizaciones, la presencia de una o más mutaciones de resistencia a inhibidores de RET en un tumor hace que el tumor sea más resistente al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. Más adelante, se describen métodos útiles cuando una mutación de resistencia a inhibidores de RET hace que el tumor sea más resistente al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. Por ejemplo, en el presente documento se proporcionan métodos para tratar a un sujeto que tiene un cáncer que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y administrar al sujeto identificado un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia (por ejemplo, un segundo inhibidor de cinasa RET). También se proporcionan métodos para tratar a un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET que incluyen administrar al sujeto un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia (por ejemplo, un segundo inhibidor de cinasa RET). En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer, que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y seleccionar un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo como monoterapia para el sujeto identificado (por ejemplo, un segundo inhibidor de cinasa RET). También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer, que incluyen: seleccionar un tratamiento que no incluye un compuesto de Fórmula 1 (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia (por ejemplo, un segundo inhibidor de cinasa RET) para un sujeto identificado con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET. También se proporcionan métodos para seleccionar un sujeto que tiene un cáncer para un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como
monoterapia (por ejemplo, un segundo inhibidor de cinasa RET) que incluyen: identificar a un sujeto con una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; y seleccionar el sujeto identificado para un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia (por ejemplo, un segundo inhibidor de cinasa RET). También se proporcionan métodos para seleccionar un sujeto que tiene un cáncer para un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia (por ejemplo, un segundo inhibidor de cinasa RET) que incluyen: seleccionar un sujeto identificado por tener una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET para un tratamiento que no incluye un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
También se proporcionan métodos para determinar la probabilidad de que un sujeto que tiene un cáncer tenga una respuesta positiva a un tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que el sujeto que tiene la célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene una menor probabilidad de tener una respuesta positiva al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. También se proporcionan métodos para determinar la probabilidad de que un sujeto que tiene cáncer tenga una respuesta positiva un tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, que incluyen: determinar que un sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene una menor probabilidad de tener una respuesta positiva al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia. También se proporcionan métodos para predecir la eficacia del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que el tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia tiene menos probabilidades de ser eficaz en un sujeto que tiene una célula cancerosa en una muestra obtenida del sujeto que tiene una o más mutaciones de resistencia a inhibidores de RET. También se proporcionan métodos para predecir la eficacia del tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia, que incluyen: determinar que el tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia tiene menos probabilidades de ser eficaz en un sujeto que tiene una célula cancerosa en una muestra obtenida del sujeto que tiene una o más mutaciones de resistencia a inhibidores de RET. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
También se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene cáncer que incluyen: (a) administrar una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y (c) administrar un segundo inhibidor de RET o un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso a un sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; o (d) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, de la etapa (a) a un sujeto que tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se administran al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, de la etapa (a), al sujeto también se le puede administrar otro agente anticanceroso o un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones, otro RET puede ser el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, administrado en la etapa (a).
También se proporcionan compuestos para su uso en métodos para tratar a un sujeto que tiene cáncer que incluyen:
(a) determinar si una célula cancerosa en una muestra obtenida de un sujeto que tiene un cáncer y al que se ha administrado previamente una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, tiene una o más mutaciones de resistencia a inhibidores de RET; (b) administrar un segundo inhibidor de RET o un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso a un sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET; o (c) administrar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, administradas previamente a un sujeto que tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se administran al sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, de la etapa (a), también se puede administrar al sujeto otro agente anticanceroso. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones, otro RET puede ser el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, administrado en la etapa (a).
También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer, que incluyen: (a) administrar al sujeto una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, durante un período de tiempo; (b) después de (a), determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y (c) seleccionar un segundo inhibidor de RET o un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene una mutación de resistencia a inhibidores de RET; o (d) seleccionar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo de la etapa (a) para el sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se seleccionan para el sujeto dosis adicionales de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, de la etapa (a), el método también puede incluir adicionalmente seleccionar otro agente anticanceroso. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones, otro RET puede ser el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, administrado en la etapa (a).
También se proporcionan métodos para seleccionar un tratamiento para un sujeto que tiene un cáncer, que incluyen: (a) determinar si una célula cancerosa en una muestra obtenida de un sujeto que tiene un cáncer y al que se ha administrado previamente una o más dosis de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, tiene una o más mutaciones de resistencia a inhibidores de RET; (b) seleccionar un segundo inhibidor de RET o un segundo compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como monoterapia o junto con otro agente anticanceroso para el sujeto si el sujeto tiene una célula cancerosa que tiene una mutación de resistencia a inhibidores de RET; o (c) seleccionar dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, administradas previamente al sujeto si el sujeto tiene una célula cancerosa que no tiene una mutación de resistencia a inhibidores de RET. En algunas realizaciones, cuando se seleccionan para el sujeto dosis adicionales del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, de la etapa (a), el método también puede incluir adicionalmente seleccionar otro agente anticanceroso. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, el agente anticanceroso adicional es cualquier agente anticanceroso conocido en la técnica. Por ejemplo, el agente anticanceroso adicional es otro inhibidor de RET (por ejemplo, un segundo inhibidor de RET). En algunas realizaciones, el agente anticanceroso adicional es una inmunoterapia. En algunas realizaciones, otro RET puede ser el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, administrado en la etapa (a).
También se proporcionan métodos para determinar el riesgo de un sujeto de desarrollar un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L) o una sal o solvato farmacéuticamente aceptable del mismo, que incluyen: determinar si una célula en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; e identificar al sujeto, si el sujeto tiene una célula que tiene una o más mutaciones de resistencia a inhibidores de RET, con una mayor probabilidad de desarrollar un
cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. También se proporcionan métodos para determinar el riesgo de un sujeto de desarrollar un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L) o una sal o solvato farmacéuticamente aceptable del mismo, que incluyen: identificar a un sujeto, que tiene una célula que tiene una o más mutaciones de resistencia a inhibidores de RET, con una mayor probabilidad de desarrollar un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. También se proporcionan métodos para determinar la presencia de un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, que incluyen: determinar si una célula cancerosa en una muestra obtenida del sujeto tiene una o más mutaciones de resistencia a inhibidores de RET; y determinar que el sujeto que tiene la célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. También se proporcionan métodos para determinar la presencia de un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, en un sujeto, que incluyen: determinar que un sujeto que tiene una célula cancerosa que tiene una o más mutaciones de resistencia a inhibidores de RET tiene un cáncer que tiene cierta resistencia a un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la una o más mutaciones de resistencia a inhibidores de RET confieren una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
En algunas realizaciones de cualquiera de los métodos descritos en el presente documento, una mutación de resistencia a inhibidores de RET que confiere una mayor resistencia a una célula cancerosa o tumor al tratamiento con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, puede ser cualquiera de las mutaciones de resistencia a inhibidores de RET enumeradas en la Tabla 3 o 4.
Los métodos para determinar el nivel de resistencia de una célula cancerosa o un tumor a un inhibidor de RET (por ejemplo, cualquiera de los inhibidores de RET descritos en el presente documento o conocidos en la materia) se pueden determinar usando métodos conocidos en la técnica. Por ejemplo, el nivel de resistencia de una célula cancerosa a un inhibidor de RET se puede evaluar determinando la CI50 de un inhibidor de RET (por ejemplo, cualquiera de los inhibidores de RET descritos en el presente documento o conocidos en la técnica) sobre la viabilidad de una célula cancerosa. En otros ejemplos, el nivel de resistencia de una célula cancerosa a un inhibidor de RET se puede evaluar determinando la velocidad de crecimiento de la célula cancerosa en presencia de un inhibidor de RET (por ejemplo, cualquiera de los inhibidores de RET descritos en el presente documento). En otros ejemplos, el nivel de resistencia de un tumor a un inhibidor de RET se puede evaluar determinando la masa o el tamaño de uno o más tumores en un sujeto en el tiempo durante el tratamiento con un inhibidor de RET (por ejemplo, cualquiera de los inhibidores de RET descritos en el presente documento). En otros ejemplos, el nivel de resistencia de una célula cancerosa o un tumor a un inhibidor de RET se puede evaluar indirectamente determinando la actividad de una cinasa RET, incluyendo una o más de las mutaciones de resistencia a inhibidores de RET (es decir, la misma cinasa RET expresada en una célula cancerosa o un tumor en un sujeto). El nivel de resistencia de una célula cancerosa o tumor que tiene una o más mutaciones de resistencia a inhibidores de RET a un inhibidor de RET es relativo con respecto al nivel de resistencia en una célula cancerosa o tumor que no tiene una mutación de resistencia a inhibidores de RET (por ejemplo, una célula cancerosa o tumor que no tiene las mismas mutaciones de resistencia a inhibidores de RET, una célula cancerosa o un tumor que no tiene ninguna mutación de resistencia a inhibidores de RET o una célula cancerosa o un tumor que expresa una proteína RET de tipo natural). Por ejemplo, el nivel determinado de resistencia de una célula cancerosa o un tumor que tiene una o más mutaciones de resistencia a inhibidores de RET puede ser superior a aproximadamente el 1 %, superior a aproximadamente el 2 %, superior a aproximadamente el 3 %, superior a aproximadamente el 4 %, superior a aproximadamente el 5 %, superior a aproximadamente el 6 %, superior a aproximadamente el 7 %, superior a aproximadamente el 8 %, superior a aproximadamente el 9 %, superior a aproximadamente el 10 %, superior a aproximadamente el 11 %, superior a aproximadamente el 12 %, superior a aproximadamente el 13 %, superior a aproximadamente el 14 %, superior a aproximadamente el 15 %, superior a aproximadamente el 20 %, superior a aproximadamente el 25 %, superior a aproximadamente el 30 %, superior a aproximadamente el 35 %, superior a aproximadamente el 40 %, superior a aproximadamente el 45 %, superior a aproximadamente el 50 %, superior a aproximadamente el 60 %, superior a aproximadamente el 70 %, superior a aproximadamente el 80 %, superior a aproximadamente el 90 %, superior a aproximadamente el 100 %, superior a aproximadamente el 110 %, superior a aproximadamente el 120 %, superior a aproximadamente el 130 %, superior a aproximadamente el 140 %, superior a aproximadamente el 150 %, superior a aproximadamente el 160 %, superior a aproximadamente el 170 %, superior a aproximadamente el 180 %, superior a aproximadamente el 190 %, superior a aproximadamente el 200 %, superior a aproximadamente el 210 %, superior a aproximadamente el 220 %, superior a aproximadamente el 230 %, superior a aproximadamente el 240 %, superior a aproximadamente el 250 %, superior a aproximadamente el 260 %, superior a aproximadamente el 270 %, superior a aproximadamente el 280 %, superior a aproximadamente el 290 % o superior a aproximadamente el 300 % del nivel de resistencia de una célula cancerosa o tumor que no tiene una mutación de resistencia a inhibidores de RET (por ejemplo, una célula cancerosa o tumor
que no tiene las mismas mutaciones de resistencia a inhibidores de RET, una célula cancerosa o un tumor que no tiene ninguna mutación de resistencia a inhibidores de RET o una célula cancerosa o un tumor que expresa una proteína RET de tipo natural).
Se cree que RET desempeña un papel importante en el desarrollo y la supervivencia de los nociceptores aferentes en la piel y el intestino. Los ratones con inactivación génica de cinasa RET carecen de neuronas entéricas y tienen otras anomalías del sistema nervioso, lo que sugiere que es necesario un producto de proteína cinasa RET funcional durante el desarrollo (Taraviras, S. et al., Development, 1999, 126:2785-2797). Además, los estudios de población en pacientes con enfermedad de Hirschsprung caracterizada por la obstrucción del colon debido a la falta de inervación colónica normal tienen una mayor proporción de pérdida de mutaciones de la función RET, tanto familiar como esporádica (Butler Tjaden N., et al., Transl. Res., 2013, 162: 1-15). El síndrome del intestino irritable (SII) es una enfermedad frecuente que afecta al 10-20 % de los individuos en los países desarrollados y se caracteriza por hábitos intestinales anormales, hinchazón e hipersensibilidad visceral (Camilleri, M., N. Engl. J. Med., 2012, 367: 1626-1635). Aunque la etiología del SII es desconocida, se cree que es el resultado de un trastorno entre el cerebro y el tracto gastrointestinal, una perturbación en el microbioma intestinal o aumento de la inflamación. Los cambios gastrointestinales resultantes afectan al tránsito intestinal normal lo que da lugar a diarrea o estreñimiento. Además, en muchos pacientes con SII, la sensibilización del sistema nervioso periférico da como resultado hipersensibilidad visceral o alodinia (Keszthelyi, D., Eur. J. Pain, 2012, 16: 1444-1454). Véase, por ejemplo, la Publicación de EE.UU. N.° 2015/0099762.
Por consiguiente, en el presente documento se proporcionan compuestos para su uso en métodos para tratar a un paciente diagnosticado con (o identificado con) un síndrome del intestino irritable (SII) que incluye diarrea predominante, estreñimiento predominante o un patrón de heces alterado, hinchazón funcional, estreñimiento funcional, diarrea funcional, trastornos intestinales funcionales no especificados, síndrome de dolor abdominal funcional, estreñimiento crónico idiopático, trastornos funcionales esofágicos, trastornos funcionales gastroduodenales, dolor anorrectal funcional y enfermedad inflamatoria intestinal, que incluyen administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
En el presente documento también se proporcionan compuestos para su uso en métodos para tratar a un paciente identificado o diagnosticado con un síndrome del intestino irritable (SII) asociado a RET (por ejemplo, un paciente que se ha identificado o diagnosticado con un síndrome del intestino irritable (SII) asociado a RET mediante el uso de un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA, para identificar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en un paciente o muestra de biopsia del paciente) que incluyen administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
En el presente documento también se proporcionan compuestos para su uso en métodos para tratar el dolor asociado con el SII que incluyen administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, se administra un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con otro agente terapéutico útil para tratar uno o más síntomas del SII.
También se proporcionan compuestos para su uso en métodos para tratar un síndrome del intestino irritable (SII) en un paciente que lo necesite, comprendiendo el método: (a) determinar si el síndrome del intestino irritable (SII) en el paciente es un SII asociado a r Et (por ejemplo, usando un kit aprobado por una agencia de control, por ejemplo, aprobado por la FDA, para identificar una desregulación de un gen RET, una cinasa RET, o la expresión, actividad o nivel de cualquiera de los mismos, en un paciente o una muestra de biopsia del paciente o mediante la realización de cualquiera de los ejemplos no limitantes de ensayos descritos en el presente documento); y (b) si se determina que el SII es un SII asociado a RET, administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo.
En algunas realizaciones, los compuestos de la presente invención son útiles para tratar el síndrome de intestino irritable (SII) en combinación con uno o más agentes terapéuticos o terapias adicionales eficaces en el tratamiento del síndrome del intestino irritable que funcionan mediante el mismo mecanismo de acción o uno diferente. El al menos un agente terapéutico adicional se puede administrar con un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como parte de las mismas formas farmacéuticas u otras distintas, a través de las mismas vía de administración o vías diferentes, y en los mismos programas de administración o unos diferentes según práctica farmacéutica estándar conocida por un experto en la materia.
Los ejemplos no limitantes de agentes terapéuticos adicionales para el tratamiento del síndrome del intestino irritable (SII) incluyen probióticos, complementos de fibra (por ejemplo, psyllium, metilcelulosa), medicamentos antidiarreicos (por ejemplo, loperamida), aglutinantes de ácidos biliares (por ejemplo, colestiramina, colestipol, colesevelam),
medicamentos anticolinérgicos y antiespasmódicos (por ejemplo, hiosciamina, diciclomina), medicamentos antidepresivos (por ejemplo, antidepresivos tricíclicos, tales como imipramina o notriptilina o un inhibidor selectivo de la recaptación de serotonina (SSRI, por sus siglas en inglés), tal como fluoxetina o paroxetina), antibióticos (por ejemplo, rifaximina), alosetrón y lubiprostona.
Por consiguiente, en el presente documento también se proporcionan compuestos para su uso en métodos para tratar el síndrome del intestino irritable (SII), que comprenden administrar a un paciente que lo necesite una combinación farmacéutica para tratar el SII que comprende (a) un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, (b) un agente terapéutico adicional y (c) opcionalmente al menos un portador farmacéuticamente aceptable para uso simultáneo, por separado o secuencial para el tratamiento del SII, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del SII. En una realización, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se administran simultáneamente como dosis separadas. En una realización, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se administran como dosis separadas secuencialmente en cualquier orden, en cantidades terapéuticamente eficaces en conjunto, por ejemplo, en dosis diarias o intermitentes. En una realización, el compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se administran simultáneamente como una dosificación combinada.
En el presente documento también se proporciona (i) una combinación farmacéutica para tratar el síndrome del intestino irritable (SII) en un paciente que lo necesite, que comprende (a) un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, (b) al menos un agente terapéutico adicional (por ejemplo, cualquiera de los agentes terapéuticos adicionales de ejemplo descritos en el presente documento para tratar el síndrome del intestino irritable o conocidos en la materia) y (c) opcionalmente al menos un portador farmacéuticamente aceptable para uso simultáneo, por separado o secuencial para el tratamiento del síndrome del intestino irritable, en donde las cantidades del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y del agente terapéutico adicional son eficaces juntas en el tratamiento del síndrome del intestino irritable; (ii) una composición farmacéutica que comprende dicha combinación; y (iii) un envase o producto comercial que comprende tal combinación como una preparación combinada para uso simultáneo, por separado o secuencial; y al uso de dichas composiciones en un método de tratamiento del síndrome del intestino irritable en un paciente que lo necesite. En una realización, el paciente es un ser humano.
Como se usa en el presente documento, la expresión "combinación farmacéutica" se refiere a una terapia farmacéutica resultante de la mezcla o la combinación de más de un principio activo e incluye combinaciones tanto fijas como no fijas de los principios activos. La expresión "combinación fija" significa que un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y al menos un agente terapéutico adicional (por ejemplo, un agente eficaz en el tratamiento del síndrome del intestino irritable), se administran ambos a un paciente simultáneamente en forma de una sola composición o dosificación. La expresión "combinación no fija" significa que un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, y al menos un agente terapéutico adicional (por ejemplo, un agente eficaz en el tratamiento del síndrome del intestino irritable) se formulan como composiciones o dosis por separado, de forma que se pueden administrar a un paciente que lo necesite de forma simultánea, concurrente o secuencial con límites de tiempo intermedios variables, en donde dicha administración proporciona niveles eficaces de los dos o más compuestos en el organismo del paciente. En una realización, el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, y el agente terapéutico adicional se formulan como formas farmacéuticas unitarias separadas, en donde las formas farmacéuticas separadas son adecuadas para la administración secuencial o simultánea. Estas también se aplican a las terapias de cóctel, por ejemplo, la administración de tres o más principios activos.
En algunas realizaciones, un compuesto proporcionado en el presente documento se puede usar como agente para atención de apoyo para un paciente que está recibiendo tratamiento para el cáncer. Por ejemplo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, puede ser útil para reducir uno o más síntomas asociados con el tratamiento con una o más terapias contra el cáncer, tales como complicaciones de diarrea o estreñimiento y/o dolor abdominal. Véanse, por ejemplo, la Publicación de EE.UU. N.° 2015/0099762 y Hoffman, J.M. et al. Gastroenterology (2012) 142:844-854. Por consiguiente, un compuesto, o una sal farmacéuticamente aceptable del mismo, o la composición proporcionada en el presente documento, se pueden administrar a un paciente para tratar una o más complicaciones asociadas con el tratamiento del cáncer (por ejemplo, las complicaciones gastrointestinales, tales como diarrea, estreñimiento o dolor abdominal).
En algunas realizaciones, una cantidad terapéuticamente eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, se puede administrar a un paciente que está recibiendo tratamiento contra el cáncer (por ejemplo, un paciente que experimenta un evento adverso asociado con el tratamiento del cáncer, tal como un evento adverso relacionado con el sistema inmunitario o una complicación gastrointestinal, incluyendo diarrea, estreñimiento y dolor abdominal). Por ejemplo, un compuesto
proporcionado en el presente documento, o una sal farmacéuticamente aceptable del mismo, se puede usar en el tratamiento de la colitis o el SII asociados con la administración de un inhibidor de puntos de control; véase, por ejemplo, Postow, M.A. et al. Journal of Clinical Oncology (2015) 33: 1974-1982. En algunas de dichas realizaciones, un compuesto proporcionado en el presente documento, o una sal farmacéuticamente aceptable del mismo, se puede formular de modo que exhiba una baja biodisponibilidad y/o se sea objeto de liberación en el tracto gastrointestinal. Véase, por ejemplo, la Patente de EE.UU. N.° 6.531.152.
También se proporciona un método para inhibir la actividad de cinasa RET en una célula, que comprende poner en contacto la célula con un compuesto de Fórmula I. En una realización, el contacto se realiza in vitro. En una realización, el contacto se realiza in vivo. En una realización, el contacto se realiza in vivo, en donde el método comprende administrar una cantidad eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, a un sujeto que tiene una célula que tiene actividad de cinasa RET. En algunas realizaciones, la célula es una célula cancerosa. En una realización, la célula cancerosa es cualquier cáncer como se describe en el presente documento. En algunas realizaciones, la célula cancerosa es una célula de cáncer asociado a RET. En algunas realizaciones, la célula es una célula gastrointestinal.
También se proporciona un método para inhibir la actividad de cinasa RET en una célula de mamífero, que comprende poner en contacto la célula con un compuesto de Fórmula I. En una realización, el contacto se realiza in vitro. En una realización, el contacto se realiza in vivo. En una realización, el contacto se realiza in vivo, en donde el método comprende administrar una cantidad eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, a un mamífero que tiene una célula que tiene actividad de cinasa RET. En algunas realizaciones, la célula de mamífero es una célula cancerosa de mamífero. En una realización, la célula cancerosa de mamífero es cualquier tipo de cáncer como se describe en el presente documento. En algunas realizaciones, la célula cancerosa de mamífero es una célula de cáncer asociado a RET. En algunas realizaciones, la célula de mamífero es una célula gastrointestinal.
Como se usa en el presente documento, la expresión "poner en contacto" se refiere a poner juntos los restos indicados en un sistema in vitro o un sistema in vivo. Por ejemplo, "poner en contacto" una cinasa RET con un compuesto proporcionado en el presente documento incluye la administración de un compuesto proporcionado en el presente documento a un individuo o paciente, tal como un ser humano, que tiene una cinasa RET, así como, por ejemplo, introducir un compuesto proporcionado en el presente documento en una muestra que contiene una preparación celular o purificada que contiene la cinasa RET.
En el presente documento también se proporciona un método para inhibir la proliferación celular, in vitro o in vivo, comprendiendo el método poner en contacto una célula con una cantidad eficaz de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, o una composición farmacéutica del mismo, como se define en el presente documento.
La expresión "cantidad eficaz" significa una cantidad de compuesto que, cuando se administra a un paciente que necesita dicho tratamiento, es suficiente para (i) tratar una enfermedad o trastorno asociado a cinasa RET, (ii) atenuar, mejorar o eliminar uno o más síntomas de la enfermedad, afección o trastorno o (iii) retrasar la aparición de uno o más síntomas de la enfermedad, afección o trastorno particular descrito en el presente documento. La cantidad de un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, que corresponderá a dicha cantidad variará dependiendo de factores tales como el compuesto particular, de la patología y de su gravedad, la identidad (por ejemplo, el peso) del paciente que necesite tratamiento, pero, no obstante, se puede determinar de forma rutinaria por un experto en la materia.
Cuando se emplean como agentes farmacéuticos, el compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), incluyendo sales o solvatos farmacéuticamente aceptables del mismo, se puede administrar en forma de composiciones farmacéuticas. Estas composiciones se pueden preparar de una manera bien conocida en la técnica farmacéutica y se pueden administrar por una diversidad de vías, dependiendo de si se desea un tratamiento local o sistémico y sobre la zona que se va a tratar. La administración puede ser tópica (incluyendo transdérmica, epidérmica, oftálmica y a las membranas mucosas, incluyendo suministro intranasal, vaginal y rectal), pulmonar (por ejemplo, por inhalación o insuflación de polvos o aerosoles, incluyendo por nebulizador; intratraqueal o intranasal), oral o parenteral. La administración oral puede incluir una forma farmacéutica formulada para la administración una vez al día o dos veces al día (2VD). La administración parenteral incluye inyección o infusión intravenosa, intraarterial, subcutánea, intraperitoneal intramuscular; o administración intracraneal, por ejemplo, intratecal o intraventricular. La administración parenteral puede ser en forma de una sola dosis en bolo, o puede ser, por ejemplo, mediante una bomba de perfusión continua. Las composiciones y formulaciones farmacéuticas para la administración tópica pueden incluir parches transdérmicos, ungüentos, lociones, cremas, geles, gotas, supositorios, pulverizadores, líquidos y polvos. Pueden ser necesarios o deseables portadores farmacéuticos convencionales, bases acuosas, en polvo u oleosas, espesantes y similares.
En el presente documento también se proporcionan composiciones farmacéuticas que contienen, como principio activo, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, en combinación con uno o más portadores (excipientes) farmacéuticamente
aceptables. Por ejemplo, una composición farmacéutica preparada usando un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo. En algunas realizaciones, la composición es adecuada para administración tópica. Al fabricar las composiciones proporcionadas en el presente documento, el principio activo se mezcla típicamente con un excipiente, se diluye con un excipiente o se encierra dentro de dicho portador en forma de, por ejemplo, una cápsula, sobre, papel u otro recipiente. Cuando el excipiente sirve como un diluyente, puede ser un material sólido, semisólido o líquido, que actúa como un vehículo, portador o medio para el principio activo. Por lo tanto, las composiciones pueden estar en forma de comprimidos, píldoras, polvos, pastillas para chupar, sobres, sellos, elixires, suspensiones, emulsiones, soluciones, jarabes, aerosoles (como en un medio sólido o líquido), ungüentos que contienen, por ejemplo, hasta el 10 % en peso del compuesto activo, cápsulas de gelatina blanda y dura, supositorios, soluciones inyectables estériles y polvos envasados estériles. En algunas realizaciones, la composición se formula para su administración oral. En algunas realizaciones, la composición es una formulación oral sólida. En algunas realizaciones, la composición se formula como un comprimido o cápsula.
Además, en el presente documento se proporcionan composiciones farmacéuticas que contienen un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, con un portador farmacéuticamente aceptable. Las composiciones farmacéuticas que contienen un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, como principio activo pueden prepararse mezclando íntimamente el compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, con un portador farmacéutico de acuerdo con técnicas convencionales de preparación de compuestos farmacéuticos. El portador puede adoptar una amplia diversidad de formas dependiendo de la vía de administración deseada (por ejemplo, oral, parenteral). En algunas realizaciones, la composición es una composición oral sólida.
Los portadores farmacéuticamente aceptables convencionales se conocen bien en la técnica. Las descripciones de algunos de estos portadores farmacéuticamente aceptables se pueden encontrar en The Handbook of Pharmaceutical Excipients, publicado por la American Pharmaceutical Association and the Pharmaceutical Society of Great Britain.
Se han descrito métodos para formular composiciones farmacéuticas en numerosas publicaciones, tales como Pharmaceutical Dosage Forms: Tablets, segunda edición, revisada y ampliada, Volúmenes 1-3, editado por Lieberman et al.; Pharmaceutical Dosage Forms: Parenteral Medications, Volúmenes 1-2, editado por Avis etal.; y Pharmaceutical Dosage Forms: Disperse Systems, Volúmenes 1-2, editado por Lieberman et al.; publicado por Marcel Dekker, Inc.
En la preparación de las composiciones en la forma farmacéutica oral, puede emplearse cualquiera de los medios farmacéuticos habituales. Por lo tanto, para la preparaciones líquidas orales, tales como suspensiones, elixires y soluciones, los portadores adecuados y aditivos incluyen agua, glicoles, aceites, alcoholes, agentes saporíferos, conservantes, estabilizantes, agentes colorantes y similares; para preparaciones sólidas orales, tales como polvos, cápsulas y comprimidos, los portadores y aditivos adecuados incluyen almidones, azúcares, diluyentes, agentes de granulación, lubricantes, aglutinantes, agentes disgregantes y similares. Los aglutinantes adecuados incluyen, sin limitación, almidón, gelatina, azúcares naturales tales como glucosa o beta-lactosa, edulcorantes de maíz, gomas naturales y sintéticas tales como goma arábiga, tragacanto u oleato de sodio, estearato de sodio, estearato de magnesio, benzoato de sodio, acetato de sodio, cloruro de sodio y similares. Los disgregantes incluyen, sin limitación, almidón, metilcelulosa, agar, bentonita, goma de xantano y similares. Las preparaciones orales sólidas también se pueden revestir con sustancias tales como azúcares o con revestimientos entéricos para modular el sitio de absorción principal. Para la administración parenteral, el portador consistirá normalmente en agua estéril y se pueden añadir otros ingredientes para aumentar la solubilidad o la conservación. También se pueden preparar suspensiones o soluciones inyectables utilizando portadores acuosos junto con los aditivos apropiados. En el presente documento, las composiciones farmacéuticas contendrán, por unidad de dosificación, por ejemplo, comprimido, cápsula, polvo, inyección, cucharadita y similares, una cantidad del principio activo necesaria para suministrar una dosis eficaz como se describe en el presente documento.
Las composiciones que comprenden un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, pueden formularse en una forma farmacéutica unitaria, conteniendo cada dosis de aproximadamente 5 a aproximadamente 1.000 mg (1 g), más normalmente de aproximadamente 100 mg a aproximadamente 500 mg, del principio activo. La expresión "forma farmacéutica unitaria" se refiere a unidades físicamente discretas adecuadas como dosis unitarias para sujetos humanos y otros pacientes, conteniendo cada unidad una cantidad predeterminada de material activo (es decir, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo) calculado para producir el efecto terapéutico deseado, en asociación con un excipiente farmacéutico adecuado.
En algunas realizaciones, las composiciones proporcionadas en el presente documento contienen de aproximadamente 5 mg a aproximadamente 50 mg del principio activo. Un experto en la materia apreciará que esto incluye compuestos o composiciones que contienen de aproximadamente 5 mg a aproximadamente 10 mg, de aproximadamente 10 mg a aproximadamente 15 mg, de aproximadamente 15 mg a aproximadamente 20 mg, de aproximadamente 20 mg a aproximadamente 25 mg, de aproximadamente 25 mg a aproximadamente 30 mg, de aproximadamente 30 mg a aproximadamente 35 mg, de aproximadamente 35 mg a aproximadamente 40 mg, de
aproximadamente 40 mg a aproximadamente 45 mg, de aproximadamente 45 mg a aproximadamente 50 mg del principio activo.
En algunas realizaciones, las composiciones proporcionadas en el presente documento contienen de aproximadamente 50 mg a aproximadamente 500 mg del principio activo. Un experto en la materia apreciará que esto incluye compuestos o composiciones que contienen de aproximadamente 50 mg a aproximadamente 100 mg, de aproximadamente 100 mg a aproximadamente 150 mg, de aproximadamente 150 mg a aproximadamente 200 mg, de aproximadamente 200 mg a aproximadamente 250 mg, de aproximadamente 250 mg a aproximadamente 300 mg, de aproximadamente 350 mg a aproximadamente 400 mg, o de aproximadamente 450 mg a aproximadamente 500 mg del principio activo. En algunas realizaciones, las composiciones proporcionadas en el presente documento contienen aproximadamente 10 mg, aproximadamente 20 mg, aproximadamente 80 mg o aproximadamente 160 mg del principio activo.
En algunas realizaciones, las composiciones proporcionadas en el presente documento contienen de aproximadamente 500 mg a aproximadamente 1.000 mg del principio activo. Un experto en la materia apreciará que esto incluye compuestos o composiciones que contienen de aproximadamente 500 mg a aproximadamente 550 mg, de aproximadamente 550 mg a aproximadamente 600 mg, de aproximadamente 600 mg a aproximadamente 650 mg, de aproximadamente 650 mg a aproximadamente 700 mg, de aproximadamente 700 mg a aproximadamente 750 mg, de aproximadamente 750 mg a aproximadamente 800 mg, de aproximadamente 800 mg a aproximadamente 850 mg, de aproximadamente 850 mg a aproximadamente 900 mg, de aproximadamente 900 mg a aproximadamente 950 mg, 0 de aproximadamente 950 mg a aproximadamente 1.000 mg del principio activo.
La dosificación diaria del compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, puede variar en un amplio intervalo de 1,0 a 10.000 mg por ser humano adulto al día, o más, o cualquier intervalo dentro del mismo. Para la administración oral, las composiciones se proporcionan preferentemente en forma de comprimidos que contienen, 0,01, 0,05, 0,1, 0,5, 1,0, 2,5, 5,0, 10,0, 15,0, 25,0, 50,0, 100, 150, 160, 200, 250 y 500 miligramos del principio activo para el ajuste sintomático de la dosificación al paciente a tratar. Una cantidad eficaz del fármaco normalmente se suministra a un nivel de dosificación de aproximadamente 0,1 mg/kg a aproximadamente 1000 mg/kg de peso corporal al día, o cualquier intervalo dentro del mismo. Preferentemente, el intervalo es de aproximadamente 0,5 a aproximadamente 500 mg/kg de peso corporal al día, o cualquier intervalo dentro del mismo. Más preferentemente, de aproximadamente 1,0 a aproximadamente 250 mg/kg de peso corporal al día, o cualquier intervalo dentro del mismo. Más preferentemente, de aproximadamente 0,1 a aproximadamente 100 mg/kg de peso corporal al día, o cualquier intervalo dentro del mismo. En un ejemplo, el intervalo puede ser de aproximadamente 0,1 a aproximadamente 50,0 mg/kg de peso corporal al día, o cualquier cantidad o intervalo dentro del mismo. En otro ejemplo, el intervalo puede ser de aproximadamente 0,1 a aproximadamente 15,0 mg/kg de peso corporal al día, o cualquier intervalo dentro del mismo. En otro ejemplo más, el intervalo puede ser de aproximadamente 0,5 a aproximadamente 7,5 mg/kg de peso corporal al día, o cualquier cantidad o intervalo dentro del mismo. Las composiciones farmacéuticas que contienen un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, pueden administrarse en un régimen de 1 a 4 veces al día o en una sola dosis diaria.
El compuesto activo puede ser eficaz en un amplio intervalo de dosificación y se administra generalmente en una cantidad farmacéuticamente eficaz. Los expertos en la materia pueden determinar fácilmente las dosis óptimas que se van a administrar. Se entenderá, por lo tanto, que la cantidad del compuesto que realmente se administre generalmente se determinará por un médico y variará de acuerdo con las circunstancias relevantes, incluyendo el modo de administración, el compuesto real administrado, la concentración de la preparación, la afección a tratar y el avance de la condición de la patología. Además, factores asociados con el paciente particular que se está tratando, incluyendo la respuesta del paciente, edad, peso, dieta, el momento de la administración y la gravedad de los síntomas del paciente, darán como resultado la necesidad de ajustar las dosificaciones.
En algunas realizaciones, los compuestos proporcionados en el presente documento se pueden administrar en una cantidad que varía de aproximadamente 1 mg/kg a aproximadamente 100 mg/kg. En algunas realizaciones, el compuesto proporcionado en el presente documento se puede administrar en una cantidad de aproximadamente 1 mg/kg a aproximadamente 20 mg/kg, de aproximadamente 5 mg/kg a aproximadamente 50 mg/kg, de aproximadamente 10 mg/kg a aproximadamente 40 mg/kg, de aproximadamente 15 mg/kg a aproximadamente 45 mg/kg, de aproximadamente 20 mg/kg a aproximadamente 60 mg/kg, o de aproximadamente 40 mg/kg a aproximadamente 70 mg/kg. Por ejemplo, aproximadamente 5 mg/kg, aproximadamente 10 mg/kg, aproximadamente 15 mg/kg, aproximadamente 20 mg/kg, aproximadamente 25 mg/kg, aproximadamente 30 mg/kg, aproximadamente 35 mg/kg, aproximadamente 40 mg/kg, aproximadamente 45 mg/kg, aproximadamente 50 mg/kg, aproximadamente 55 mg/kg, aproximadamente 60 mg/kg, aproximadamente 65  mg/kg, aproximadamente 70 mg/kg, aproximadamente 75 mg/kg, aproximadamente 80 mg/kg, aproximadamente 85 mg/kg, aproximadamente 90 mg/kg, aproximadamente 95 mg/kg o aproximadamente 100 mg/kg. En algunas realizaciones, dicha administración puede ser una vez al día o dos veces al día (2VD).
En algunas realizaciones, los compuestos proporcionados en el presente documento se pueden administrar en una cantidad de aproximadamente 10 mg dos veces al día (2VD), 20 mg 2VD, aproximadamente 40 mg 2VD,
aproximadamente 60 mg 2VD, aproximadamente 80 mg 2VD, aproximadamente 120 mg 2VD, aproximadamente 160 mg 2VD y aproximadamente 240 mg 2VD. En algunas realizaciones, cada dosis se administra al menos seis horas después de la dosis anterior. En algunas realizaciones, cada dosis se administra al menos doce horas después de la dosis anterior.
En algunas realizaciones, un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, exhibe una solubilidad dependiente del pH a valores de pH más bajos. Por consiguiente, los pacientes que también reciben inhibidores de la bomba de protones (PPI, por sus siglas en inglés) y/o antiácidos pueden necesitar ajustar la dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo (por ejemplo, aumentar la dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo). En algunas realizaciones, la isoforma del citocromo P450 (CUP) que metaboliza un compuesto de Fórmula I (por ejemplo, una cualquiera de las Fórmulas I-A a I-L), o una sal o solvato farmacéuticamente aceptable del mismo, es CYP3A4. Por consiguiente, los pacientes que también reciben agentes que inhiben o inducen CYP3A4 pueden necesitar ajustar la dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo (por ejemplo, aumentar la dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en el caso de un inductor de CYP3A4 o disminuir la dosis del compuesto de Fórmula I, o una sal o solvato farmacéuticamente aceptable del mismo, en el caso de un inhibidor de CYP3A4).
Un experto en la materia reconocerá que los estudios tanto in vivo como in vitro usando modelos animales y/o celulares adecuados, conocidos y generalmente aceptados son predictivos de la capacidad de un compuesto de prueba para tratar o prevenir un trastorno dado.
Un experto en la materia reconocerá además que los ensayos clínicos en seres humanos, incluidos los primeros ensayos de eficacia e intervalo de dosis en seres humanos, en pacientes sanos y/o aquellos que padecen un trastorno determinado, se pueden completar de acuerdo con métodos bien conocidos en las técnicas clínica y médica.
En el presente documento también se proporcionan kits farmacéuticos útiles, por ejemplo, en el tratamiento de enfermedades o trastornos asociados a RET, tal como cáncer o síndrome del intestino irritable (SII), que incluyen uno o más recipientes que contienen una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de un compuesto proporcionado en el presente documento. Dichos kits pueden incluir además, si se desea, uno o más de diversos componentes del kit farmacéutico convencional, tales como, por ejemplo, recipientes con uno o más portadores farmacéuticamente aceptables, recipientes adicionales, etc., como resultará evidente fácilmente para los expertos en la materia. Las instrucciones, ya sea como hojas sueltas o como etiquetas, que indican las cantidades de los componentes a administrar, las pautas de administración y/o las pautas para mezclar los componentes, también pueden incluirse en el kit.
Ejemplos
Los siguientes ejemplos ilustran la invención.
Ejemplos biológicos
Ejemplo A
Ensayo enzimático de RET
La potencia de los compuestos que inhiben varias formas diferentes de cinasa RET (tipo natural, V804M, G810R, y G810S) se determinaron usando tecnología de ensayo HTRF® KinEASE™-TK de CisBio. Las cinasas se incubaron con TK-sustrato-biotina 250 nM (CisBio, parte del cat. n.° 62TK0PEC) en ATP 1 mM junto con los compuestos de prueba en un tampón que consistía en h Ep ES 25 mM, pH 7,4, MgCb 10 mM, Triton X-100 al 0,01 % y d Ms O al 2 % en un volumen de 8 pl. Los compuestos se prepararon típicamente como una dilución en serie por triplicado en DMSO y se añadieron al ensayo para dar la concentración final apropiada. Después de una incubación de 30 min a 22 °C, la reacción se interrumpió mediante la adición de 8 pl de una solución de interrupción que contenía Sa-XL66531,25 nM y 1x de TK-Ab-criptato en tampón de detección HTRF (todo de CisBio, parte del cat. n.° 62TK0PEC). Después de una incubación de 1 hora a 22 °C, la extensión de la reacción se determinó usando un lector de placas en multimodo de PerkinElmer EnVision mediante detección dual de la longitud de onda HTRF y el porcentaje de control (POC) se calculó usando un factor de emisión radiométrica. Se determinó un POC de 100 usando muestras de DMSO únicamente (sin compuesto presente), y se determinó un POC de 0 usando reacciones de control interrumpidas previamente. Se ajustó una curva logística de 4 parámetros a los valores de POC en función de la concentración del compuesto, y el valor de CI50 fue el punto en donde la curva de mejor ajuste atravesó un POC de 50. Los lotes de enzimas y las concentraciones usadas, como se muestra en la Tabla a continuación, y los valores de CI50 promedio para los compuestos analizados en estos ensayos se proporcionan en la Tabla 5.

Ejemplo B
Ensayo celular de RET
La potencia celular de los compuestos que inhiben la cinasa RET se determinó en células HEK-293 que expresaban una proteína de fusión Kif5b-RET. Brevemente, las células HEK-293 que expresaban una proteína de fusión Kif5b-RET se pusieron en placas a razón de 50K células/pocillo en placas recubiertas con poli-D-lisina de 96 pocillos el día anterior al ensayo. Las células se incubaron durante 1 hora con el compuesto de prueba en DMEM (medio Eagle modificado por Dulbecco) a una concentración final de DMSO del 0,5 %. Los compuestos se prepararon típicamente en una dilución en serie por triplicado en DMSO y se añadieron al ensayo para dar la concentración final apropiada. Después de 1 hora, el medio se eliminó, las células se fijaron con formaldehído al 3,8 % durante 20 min, se lavaron con PBS y se permeabilizaron durante 10 min con metanol al 100 %. A continuación, las placas se lavaron con PBS-Tween20 al 0,05 % y se bloquearon con solución de bloqueo LI-COR (LI-COR, catálogo n.° 927-40000) durante 1 hora. Las placas se lavaron con PBS-Tween20 al 0,05 %, a continuación se incubaron con anticuerpo anti fosfo-RET (Tyr1062) (Santa Cruz, catálogo n.° sc-20252-R) y anticuerpo anti GAPDH (Millipore, catálogo n.° MAB374) durante 2 horas. Las placas se lavaron con PBS-Tween20 al 0,05 % y se incubaron con anticuerpos secundarios anti conejo 680 (Molecular Probes, catálogo n.° A21109) y anti ratón 800 (LI-COR, catálogo n.° 926-32210) durante 1 hora. Todos los anticuerpos se diluyeron en una solución de bloqueo LI-COR que contenía Tween al 0,05 %. Las placas se lavaron con PBS-Tween20 al 0,05 %, se añadieron 100 pl de PBS a cada pocillo y las placas se leyeron en un lector de placas fluorescente LI-COR Aerius. La señal de fosfo-RET se normalizó con respecto a la señal de GAPDH. Se determinó un POC (porcentaje de control) de 100 sin usar compuestos de prueba y se determinó un POC de 0 usando 1 pM de un inhibidor de control. Los valores de POC se ajustaron a una curva logística de 4 parámetros. El valor de CI50 es el punto en donde la curva atraviesa el POC de 50. Los valores de CI50 para los compuestos analizados en estos ensayos se proporcionan en la Tabla 5.
Ejemplo C
Ensayo de RET muíante G810R y G810S
La potencia de un compuesto que inhibe la cinasa RET mutante G810R o G810S se determinó usando la tecnología de ensayo HTRF® KinEASE™-TK de CisBio. Los ensayos contenían RET mutante G810R o G810S producido en Array Biopharma, Inc. (enzima 1 nM). La cinasa se incubó con TK-sustrato-biotina 250 nM (CisBio, parte del catálogo n.° 62TK0PEC) y ATP 1 mM junto con el compuesto de prueba en un tampón que consistía en HEPES 25 mM, pH 7,4, MgCl210 mM, Triton X-100 al 0,01 % y DMSO al 2 % en un volumen de 8 pl. Los compuestos se prepararon típicamente como una dilución en serie por triplicado en DMSO y se añadieron al ensayo para dar la concentración final apropiada. Después de una incubación de 60 min a 22 °C, la reacción se interrumpió mediante la adición de 8 pl de una solución de interrupción que contenía Sa-XL665 31,25 nM y 1x de TK-Ab-criptato en tampón de detección HTRF (todos de CisBio, parte del catálogo n.° 62TK0PEC). Después de una incubación de 1 h a 22 °C, la extensión de la reacción se determinó usando un lector de placas en multimodo de PerkinElmer EnVision mediante detección dual de la longitud de onda HTRF y el porcentaje de control (POC) se calculó usando un factor de emisión radiométrica. Se determinó un POC de 100 sin usar compuestos de prueba y se determinó un POC de 0 usando reacciones de control interrumpidas previamente. Se ajustó una curva logística de 4 parámetros a los valores de POC en función de la concentración del compuesto, y el valor de CI50 es el punto en donde la curva de mejor ajuste atravesó un POC de 50. Los valores de CI50 para los compuestos analizados en estos ensayos se proporcionan en la Tabla 5.
Ejemplo D
Ensayo de células mutantes de RET G810R y G810S
La potencia celular de los compuestos que inhiben la cinasa RET se determinó en células HEK-293 que expresaban una proteína de fusión Kif5b-RET de RET mutante G810R o G810S. Brevemente, las células HEK-293 que expresaban una proteína de fusión Kif5b-RET de RET mutante G810R o G810S se pusieron en placas a razón de 50K células/pocillo en placas recubiertas con poli-D-lisina de 96 pocillos el día anterior al ensayo. Las células se incubaron durante 1 hora con el compuesto de prueba en DMEM (medio Eagle modificado por Dulbecco) a una concentración final de DMSO del 0,5 %. Los compuestos se prepararon típicamente en una dilución en serie por triplicado en DMSO y se añadieron al ensayo para dar la concentración final apropiada. Después de 1 hora, el medio se eliminó, las células se fijaron con formaldehído al 3,8 % durante 20 min, se lavaron con PBS y se permeabilizaron durante 10 min con metanol al 100 %. A continuación, las placas se lavaron con PBS-Tween20 al 0,05 % y se bloquearon con solución de bloqueo LI-COR (LI-COR, catálogo n.° 927-40000) durante 1 hora. Las placas se lavaron con PBS-Tween20 al 0,05 %,
a continuación se incubaron con anticuerpo anti fosfo-RET (Tyr1062) (Santa Cruz, catálogo n.° sc-20252-R) y anticuerpo anti GAPDH (Millipore, catálogo n.° MAB374) durante 2 horas. Las placas se lavaron con PBS-Tween20 al 0,05 % y se incubaron con anticuerpos secundarios anti conejo 680 (Molecular Probes, catálogo n.° A21109) y anti ratón 800 (LI-COR, catálogo n.° 926-32210) durante 1 hora. Todos los anticuerpos se diluyeron en una solución de bloqueo LI-COR que contenía Tween al 0,05 %. Las placas se lavaron con PBS-Tween20 al 0,05 %, se añadieron 100 |jl de PBS a cada pocillo y las placas se leyeron en un lector de placas fluorescente LI-COR Aerius. La señal de fosfo-RET se normalizó con respecto a la señal de GAPDH. Se determinó un POC (porcentaje de control) de 100 sin usar compuestos de prueba y se determinó un POC de 0 usando 1 jM de un inhibidor de control. Los valores de POC se ajustan a una curva logística de 4 parámetros. El valor de CI50 es el punto en donde la curva atraviesa el POC de 50. Los valores de CI50 para los compuestos analizados en estos ensayos se proporcionan en la Tabla 5.
T l . I l m n liz n l n l E m l A.
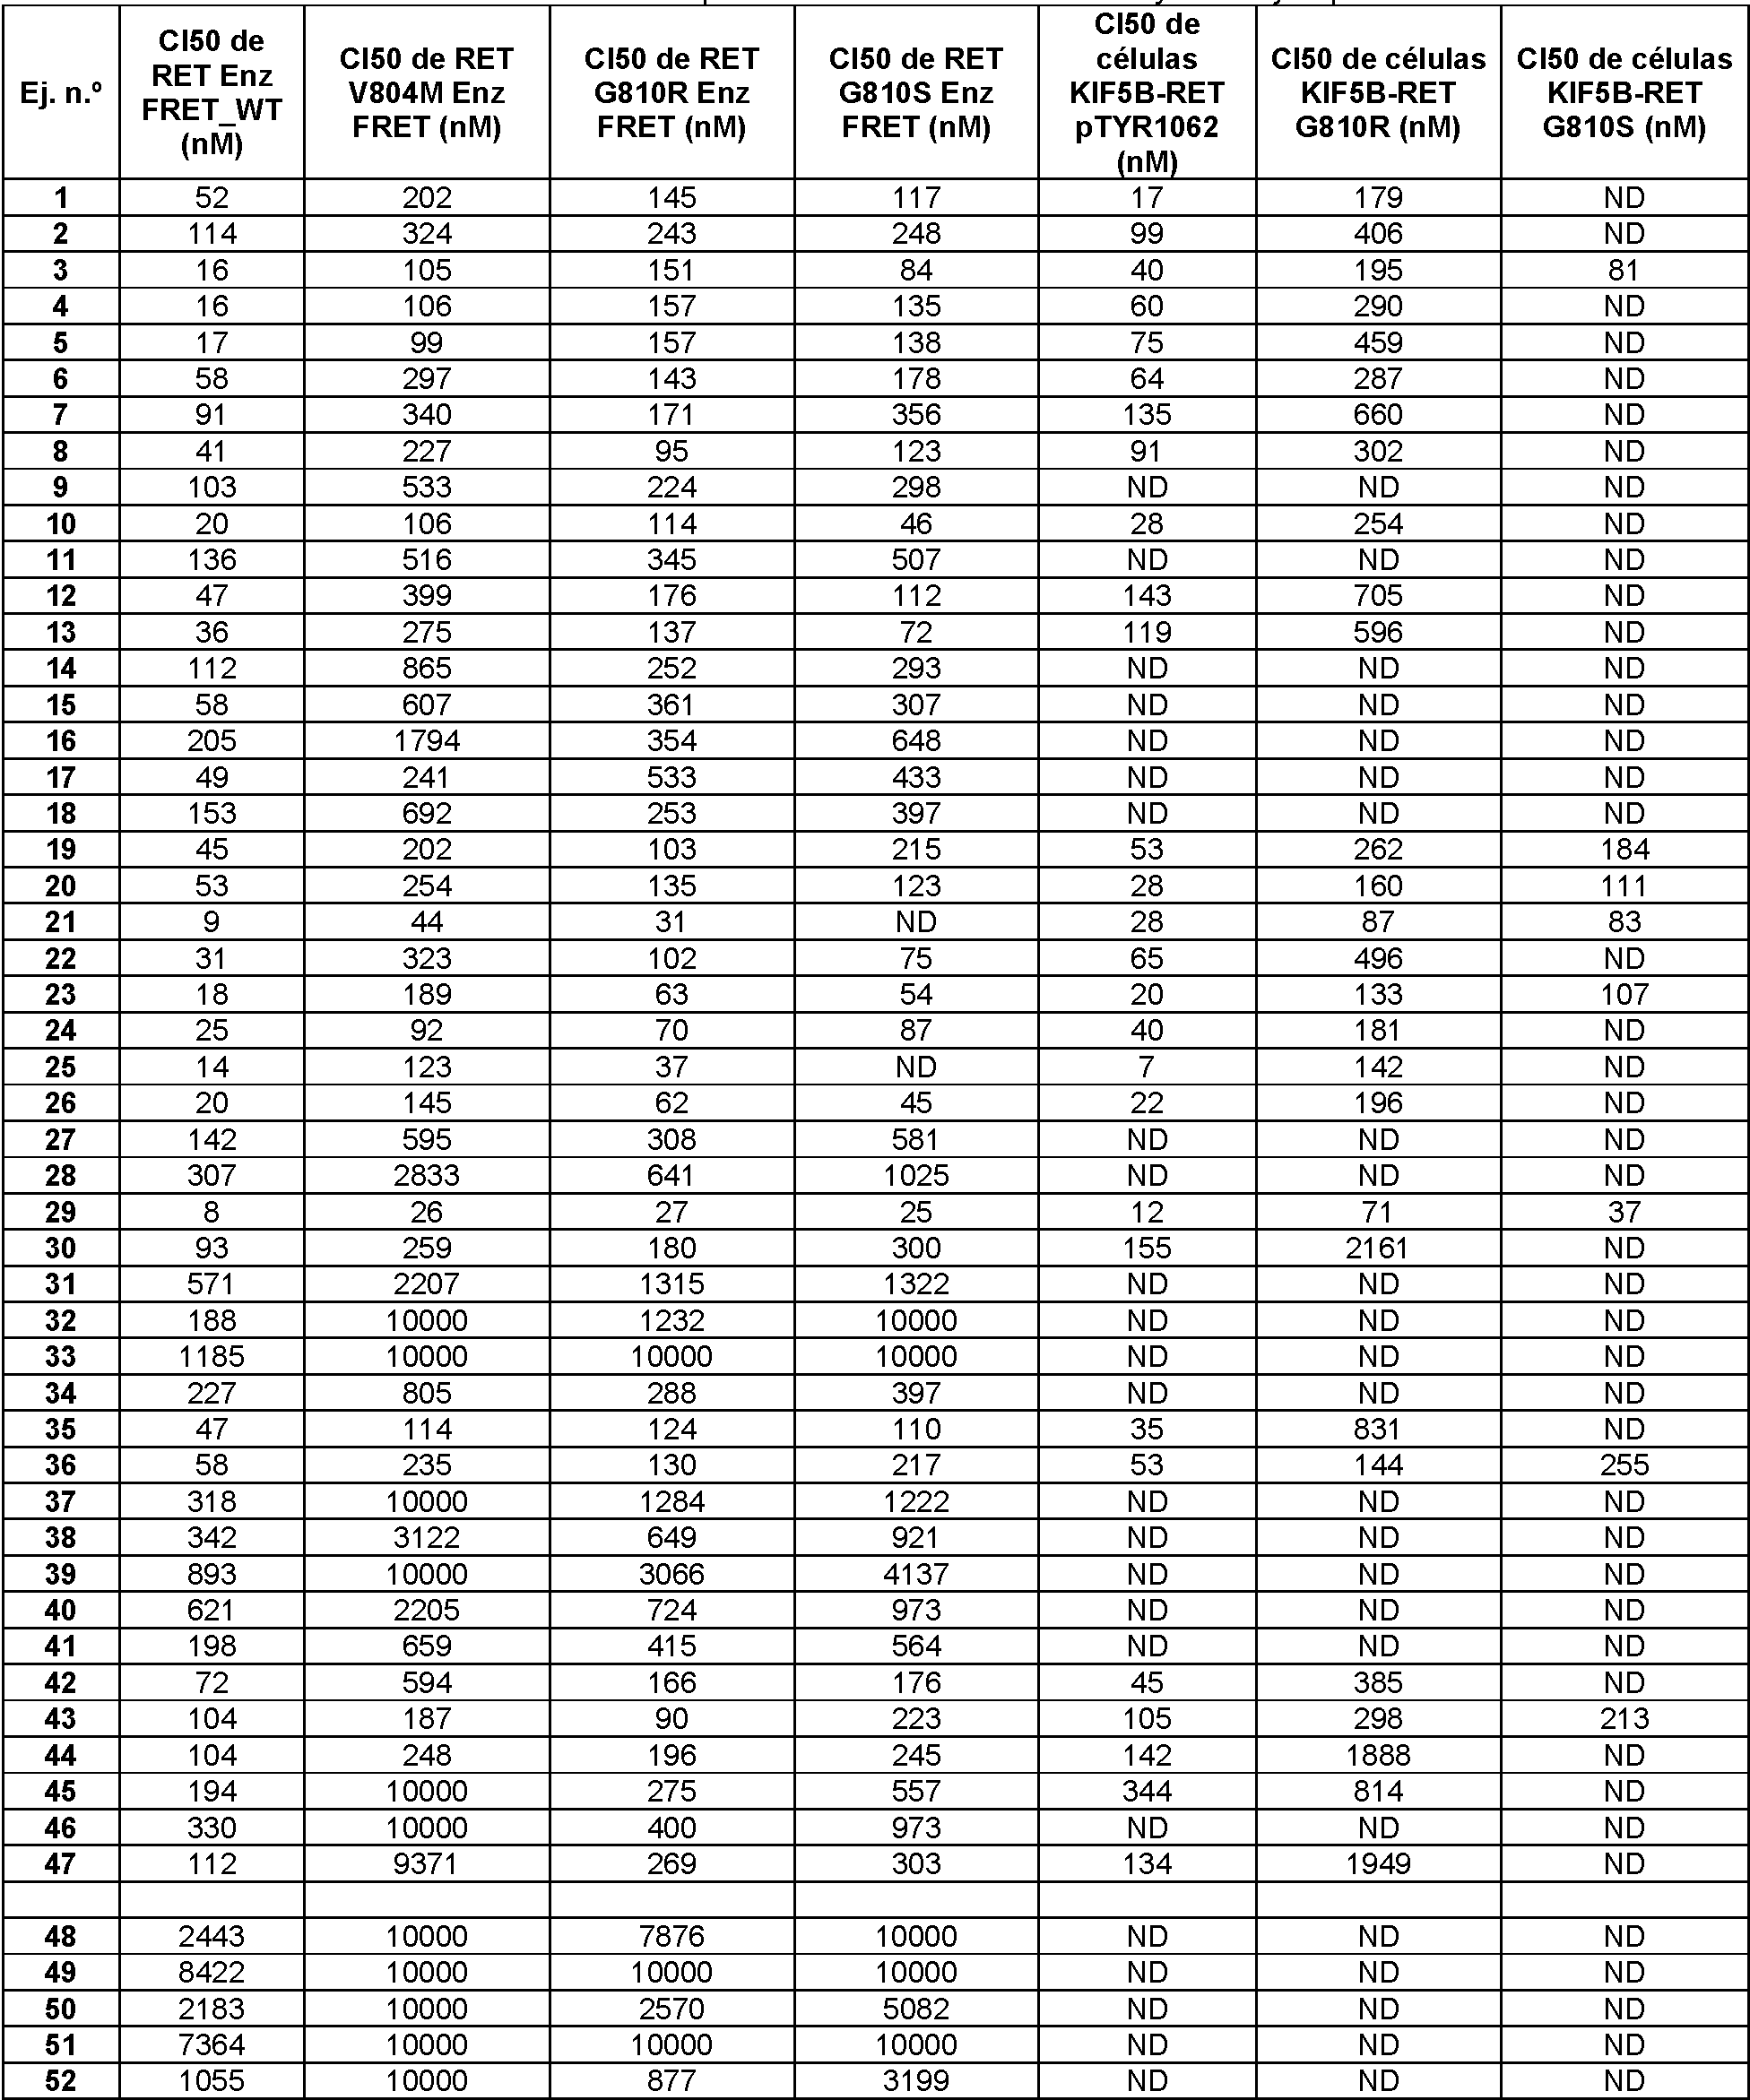
continuación

continuación

Ejemplos de síntesis
Preparación de intermedios sintéticos
Intermedio P1

4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-carbaldehído
Etapa 1: Preparac¡ón de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡ iTi ¡d m -5-carbaldehído. A una mezcla de 4-cloro-7H-p¡rrolo[2,3-d]p m iTi ¡d¡n-5-carboxaldehído (25.0 g. 138 mmol) y Cs2CO3 (53.8 g. 165 mmol) en DMF (275 ml). se le añad¡ó 2-bromopropano (15.5 ml. 165 mmol). La reacc¡ón se ag¡tó durante una noche a 60 °C. Se d¡luyó con EtOAc (100 ml). se lavó con agua (2x100 ml) y salmuera (1x). después se secó (Na2SO4). se f¡ltró y se concentró al vacío. El res¡duo en bruto se pur¡f¡có por cromatografía sobre síl¡ce (acetona al 0-40 % en DCM) para proporc¡onar el compuesto del
título en forma de un sólido de color amarillento pálido (21,7 g, rendimiento del 70 %). EM (apci) m/z = 224,1 (M+H). Etapa 2: Preparación de 4-cloro-7-¡soprop¡l-7H-p¡rrolor2.3-d1p¡rim¡d¡n-5-carbaldehído oxima. Una solución de 4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-carbaldehído (4,75 g, 21,2 mmol) en EtOH (21 ml) se trató con clorhidrato de hidroxilamina (3,69 g, 53,1 mmol) y NaOAc (4,36 g, 53,1 mmol), después se agitó durante 1 h a TA. Después, la mezcla se diluyó con DCM y los sólidos se retiraron por filtración. El filtrado se concentró al vacío, y el residuo se purificó por cromatografía de sílice (MeOH al 0-20 % en DCM) para proporcionar el compuesto del título (4,98 g, rendimiento del 98 %). CLEM m/z = 239,1 (M+H).
Etapa 3: Preparación de 3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-¡soxazol. Una mezcla de 4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-carbaldehído oxima (12,4 g, 52,0 mmol), 1-cloropirrolidin-2,5-diona (7,63 g, 57,1 mmol), KHCO3 (6,76 g, 67,5 mmol) y etinilciclopropano (13,2 ml, 156 mmol) en DMF (260 ml) se agitó durante 2 d a TA. La mezcla se vertió en agua (800 ml) y se filtró. Los sólidos recogidos se aclararon con hexanos (200 ml) y se secaron al vacío para proporcionar el compuesto del título (15,7 g, rendimiento cuantitativo). EM (apci) m/z = 303,1 (M+H).
Etapa 4: Preparación de 4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1-p¡r¡m¡d¡n-6-carbaldehído. A una solución de 3-(4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)-5-ciclopropilisoxazol (5,27 g, 17,4 mmol) y diisopropilamina (0,98 ml, 6,96 mmol) en THF (58 ml), se le añadió lentamente n-BuLi (2,5 M en THF; 9,75 ml, 24,37 mmol) a -78 °C. Después de agitar 30 min, la mezcla se canuló en una solución de formiato de etilo (4,2 ml, 52,23 mmol) en THF (5 ml) a -78 °C. La reacción se agitó durante 1 h, después de lo cual se interrumpió con NH4Cl(ac.) saturado. La mezcla se repartió entre EtOAc y agua. Después de la separación de fases, la fase acuosa se extrajo con EtOAc (2x). Los extractos orgánicos combinados se lavaron con salmuera, después se secó sobre Na2SO4(s) anhidro, se filtró y se concentró al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 10 50 % en hexanos) para dar el compuesto del título (3,7 g, rendimiento del 64 %). EM (apci) m/z = 331,1 (M+H).
Intermedio P2

3-(6-(((ferc-but¡ld¡met¡ls¡l¡l}ox¡)met¡l}-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-4-vodo¡soxazol
Etapa 1: Preparación de (4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-¡l)metanol. Una solución de 4-cloro-5-(5-ciclopropilisoxazol-3-il)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-carbaldehído (Intermedio P1) (3,54 g, 10,7 mmol) en metanol (36 ml) se enfrió a 0 °C y se trató con NaBH4 (0,40 g, 10,7 mmol). Después de 1 h de agitación, la reacción se diluyó con EtOAc, y se lavó con agua (2x) y salmuera (2x). Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título en forma de un sólido de color blanco (3,6 g, rendimiento cuantitativo). EM (apci) m/z = 333,1 (M+H).
Etapa 2: Preparación de (4-cloro-5-(5-ciclopropil-4-yodoisoxazol-3-il)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-6-il)metanol. Una suspensión de (4-cloro-5-(5-ciclopropilisoxazol-3-il)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-il)metanol (3,56 g, 10,7 mmol) en ACN (70 ml) se trató secuencialmente con NIS (3,61 g, 16,0 mmol) y TFA (7,13 ml, 10,7 mmol). Después de 90 min de agitación a TA, la reacción se diluyó con EtOAc, se lavó sucesivamente con agua (1x), NaHCO3(ac.) saturado (1x), Na2S2O3 al 10 % y salmuera. Después, los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título en forma de un sólido de color blanco (4,9 g, rendimiento cuantitativo). EM (apci) m/z = 459,0 (M+H).
Etapa 3: Preparación de 3-(6-(((terc-butildimetilsilil)oxi)metil)-4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropil-4-yodoisoxazol. Una solución de (4-cloro-5-(5-ciclopropil-4-yodoisoxazol-3-il)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-il)metanol (5,53 g, 12,1 mmol) en Dm F (80 ml) se trató con TBDMSCl (2,73 g, 18,1 mmol) y 1H-imidazol (1,64 g, 24,1 mmol). Después de agitar durante una noche, la reacción se diluyó con EtOAc, se lavó con agua y salmuera, después se secó sobre Na2SO4(s) anhidro, se filtró y se concentró al vacío. El producto en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-25 % en hexanos) para dar el compuesto del título en forma de un aceite de color amarillento transparente (6,2 g, rendimiento del 90 %). EM (apci) m/z = 573,1 (M+H).
Intermedio P3

3-(6-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolor2.3-dlp¡r¡mid¡n-5-¡l)-5-c¡cloprop¡l-¡soxazol-4-carboxilato de metilo
Una soluc¡ón fría (-78 °C) de 3-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-4-yodo¡soxazol (Intermed¡o P2; 594 mg. 1.04 mmol) en THF (6.912 ml) se trató gota a gota con n-BuL¡ (2.5 M en t HF; 580.6 pl. 1.451 mmol). La mezcla resultante se ag¡tó durante 30 m¡n a -78 °C. Poster¡ormente. la mezcla se trató lentamente con carbonato de d¡met¡lo (349.4 pl. 4.147 mmol) y después se ag¡tó durante 1 h a -10 °C. La mezcla de reacc¡ón se ¡nact¡vó con NH4Cl(ac.) saturado y se calentó a TA. La mezcla ¡nact¡va se repart¡ó entre EtOAc y agua. Después de la separac¡ón de fases. los extractos orgán¡cos se lavaron con salmuera. después se secaron sobre Na2SO4(s) anh¡dro. se f¡ltraron y se concentraron al vacío. El res¡duo se pur¡f¡có por cromatografía sobre síl¡ce (hexanos al 10-50 %:EtOAc) para proporc¡onar el compuesto del título (279 mg. rend¡m¡ento del 53 %). EM (apc¡) m/z = 505.2 (M+H).
Intermedio P4

3-(6-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡mid¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo
El compuesto del título (1.1 g. rend¡m¡ento del 51 %) se preparó. se somet¡ó a tratam¡ento y se pur¡f¡có usando un proced¡m¡ento s¡m¡lar al que se ha descr¡to para 3-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)metil)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de met¡lo (Intermedio P3). reemplazando carbonato de d¡met¡lo con carbonato de d¡et¡lo. EM (apc¡) m/z = 519.2 (M+H).
Intermedio P5

5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((met¡lsulfon¡l)ox¡)met¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)¡soxazol-4-carbox¡lato de etilo
Etapa 1: Preparación de 3-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-isoprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡clopropil¡soxazol-4-carbox¡lato de etilo. Una solución de 3-(6-(((ferc-butild¡met¡ls¡l¡l)oxi)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlpir¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de etilo (Intermedio P4; 700 mg.
1.35 mmol) y (2.4-dimetox¡fen¡l)met¡lam¡na (607.7 pl. 4.045 mmol) en DMSO (8.99 ml) se agitó durante una noche a
60 °C. Después de enfriarse a TA, la mezcla de reacción se repartió entre EtOAc y agua. Después de la fase de separación, los extractos orgánicos se lavaron secuencialmente con agua adicional (3x) y salmuera. Los extractos orgánicos combinados se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (hexanos al 10-90 %:EtOAc como gradiente de elución) para proporcionar el compuesto del título (826 mg, rendimiento del 94 %). EM (apci) m/z = 650,3 (M+H).
Etapa 2: Preparación de 5-c¡cloprop¡t-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡mid¡n-5-¡l)¡soxazol-4-carbox¡lato de etilo. Se añadió TBAF (1,0 M THF) (1,65 ml, 1,65 mmol) a una solución fría (0 °C) de 3-(6-(((ferc-butildimetilsilil)oxi)metil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de etilo (826 mg, 1,27 mmol) y ácido acético (17,4 M; 219 pl, 3,81 mmol) en THF (8,47 ml). Después de dejarse calentar lentamente a TA, la mezcla de reacción se agitó durante una noche a TA. Después, la mezcla se repartió entre DCM y agua. Después de la fase de separación, los extractos orgánicos se lavaron con salmuera, después se secó sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (446 mg, rendimiento del 66 %). EM (apci) m/z = 536,2 (M+H).
Etapa 3: Preparación de 5-ciclopropil-3-(4-((2,4-dimetoxibencil)amino)-7-isopropil-6-(((metilsulfonil)oxi)metil)-7H-pirrolo[2,3-d1pirimidin-5-il)isoxazol-4-carboxilato de etilo. Una solución fría (0 °C) de 5-ciclopropil-3-(4-((2,4-dimetoxibencil)amino)-6-(hidroximetil)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)isoxazol-4-carboxilato de etilo (446 mg, 0,833 mmol) y cloruro de metanosulfonilo (67,7 pl, 0,874 mmol) en DCM (8,33 ml) se trató con DIEA (580 pl, 3,33 mmol) y se agitó durante una noche a TA. Después, la mezcla de reacción se repartió entre DCM y agua. Después de la fase de separación, los extractos orgánicos se lavaron con salmuera, después se secó sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título, que se usó directamente en la siguiente etapa sin purificaciones adicionales, suponiendo un rendimiento cuantitativo.
Intermedio P6

5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((met¡lsulfon¡l)ox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)isoxazol-4-carbox¡lato de metilo
El compuesto del título se preparó de un modo similar como se describe para el Intermedio P5, reemplazando 3-(6-(((ferc-butildimetilsilil)oxi)metil)-4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de etilo (Intermedio P4) en la etapa 1 con 3-(6-(((ferc-butildimetilsilil)oxi)metil)-4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de metilo (Intermedio P3) en su lugar.
Intermedio P7

3-(4-Cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de etilo
Etapa 1: Preparación de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-carbaldehído. Una solución de 4-cloro-7Hpirrolo[2,3-d]pirimidin-5-carbaldehído (3,6 g, 19,8 mmol) en DMF (40 ml) se trató con Cs2CO3(s) (7,1 g, 21,8 mmol) y 2-bromopropano (2,2 ml, 23,8 mmol). Después, la mezcla de reacción se agitó durante una noche a 50 °C. Después de enfriar a TA, la reacción se diluyó con agua (100 ml) y se filtró. La torta de filtro se aclaró con agua (30 ml) y después se secó al aire para proporcionar el compuesto del título en forma de un sólido de color blanquecino (3,1 g, rendimiento del 70 %). EM (apci) m/z = 224,1 (M+H).
Etapa 2: Preparación de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-carbaldehído oxima. Una mezcla de 4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-carbaldehído (1,15 g, 5,14 mmol), NH2OH-HCl (0,39 g, 5,66 mmol) y NaOAc (0,46 g, 5,66 mmol) en EtOH (26 ml) se agitó durante 30 min a 50 °C. Después de enfriar a TA, la reacción se diluyó con DCM (50 ml) y se filtró a través de una capa de celite. El filtrado se concentró al vacío para proporcionar el compuesto del título en forma de un sólido de color amarillento (1,25 g, rendimiento cuantitativo). EM (apci) m/z = 239,1 (M+H).
Etapa 3: Preparación de 3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡lisoxazol-4-carbox¡lato de etilo. En un recipiente de presión, una solución de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡rim¡d¡n-5-carbaldehído oxima (96,6 mg, 0,40 mmol) en 1,2-dimetoxietano (8,1 ml) se trató con NCS (59,4 mg, 0,44 mmol). Después, el recipiente se cerró herméticamente y la reacción se agitó durante una noche a TA. Después, se introdujeron 3-ciclopropilpropiolato de etilo (Intermedio R1) (559 pl, 4,05 mmol) y KHCO3 (122 mg, 1,21 mmol) y de nuevo, la reacción se cerró herméticamente y se calentó a 65 °C durante 2 h. Después, la mezcla de reacción se filtró. El filtrado se concentró y se purificó por cromatografía sobre sílice (EtOAc al 0-70 % en hexanos como gradiente de elución) para proporcionar el compuesto del título (82,4 mg, rendimiento del 54 %). EM (apci) m/z = 375,1 (M+H).
Intermedio P8

5-(4-(((terc-butildimetilsilil)oxi)metil)-5-ciclopropilisoxazol-3-il)-4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-6-carbaldehído
Etapa 1: Preparación de (3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-¡l)metanol. Una solución fría (-78 °C) de 3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡mid¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de etilo (Intermedio P7; 128 mg, 0,342 mmol) en Dc M (1,366 pl) se trató gota a gota con DlBAL-H (25 % en peso en tolueno; 459 pl, 0,68 mmol). Después de agitar la mezcla resultante durante 30 min a -78 °C, se introdujo DIBAL-H adicional (230 pl, 0,34 mmol). La mezcla se agitó durante un adicional de 30 min a -78 °C antes de inactivar con agua. La fase acuosa del producto inactivo se solidificó a -78 °C y la fase orgánica se separó por decantación. Los extractos orgánicos se lavaron sucesivamente con agua y salmuera, después se pasaron a través de una columna separadora de fase y se concentraron al vacío para proporcionar el compuesto del título (100,6 mg, rendimiento del 89 %). EM (apci) m/z = 333,1 (M+H).
Etapa 2: Preparación de 4-(((terc-butildimetilsilil)oxi)metil)-3-(4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol. Una solución de (3-(4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)-5-ciclopropilisoxazol-4-il)metanol (501,4 mg, 1,51 mmol) en DMF (6,027 ml) se trató con ferc-butilclorodimetilsilano (454,2 mg, 3,013 mmol) y 1H-imidazol (307,7 mg, 4,520 mmol), después se agitó durante 45 min a TA. La mezcla resultante se inactivó con agua y se extrajo con EtOAc. Los extractos orgánicos combinados se lavaron sucesivamente con agua y salmuera después se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-50 % en Hexanos como el gradiente de elución) para proporcionar el compuesto del título (597,3 mg, rendimiento del 89 %). EM (apci) m/z = 447,2 (M+H).
Etapa 3: Preparación de 5-(4-(((ferc-butildimetilsilil)oxi)metil)-5-ciclopropilisoxazol-3-il)-4-cloro-7-isopropil-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-carbaldehído. Una solución fría (-78 °C) de 4-(((ferc-butildimetilsilil)oxi)metil)-3-(4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol (338 mg, 0,756 mmol) en THF (7,561 ml) se trató con LDA (2 M THF) (1,13 ml, 2,27 mmol). Después de agitar la mezcla durante 30 min a -78 °C, se añadió formiato de etilo (123,1 pl, 1,512 mmol). La mezcla resultante se agitó durante una noche a -20 °C. Después de dejarse calentar a TA, la mezcla de reacción se inactivó con NH4Cl(ac) saturado. La mezcla inactiva se diluyó con agua y se extrajo con EtOAc. Los extractos orgánicos se lavaron con salmuera, se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos como gradiente de elución) para proporcionar el compuesto del título (179,3 mg, rendimiento del 50 %). EM (apci) m/z = 475,2 (M+H).
Intermedio P9

4-(b¡s(4-metox¡benc¡l)am¡no)-5-(4-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-dlpirimidin-6-carbaldehído
Una solución de 5-(4-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-5-c¡clopropil¡soxazol-3-¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d]pirim¡d¡n-6-carbaldehído (Intermedio P8; 106 mg, 0,22 mmol) en DMSO (444 pl) se trató con bis(4-metoxibencil)amina (336,2 mg, 1,110 mmol) y DIEA (387,9 pl, 2,221 mmol). La mezcla resultante se agitó durante 1 h a 95 °C. Después de enfriarse posteriormente a TA, la reacción se interrumpió con agua y se extrajo con EtOAc (x3). Los extractos orgánicos combinados se lavaron con salmuera, se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos como gradiente de elución) para proporcionar el compuesto del título (140 mg, rendimiento del 91 %). EM (apci) m/z = 696,3 (M+H).
Intermedio P10
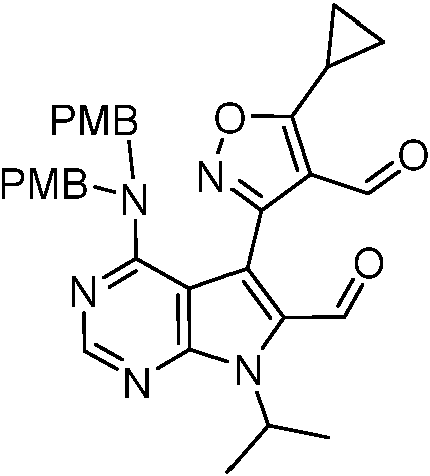
3-(4-(b¡s(4-metox¡benc¡l)am¡no)-6-form¡l-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-il)-5-c¡cloprop¡l¡soxazol-4-carbaldehído
Etapa 1: Preparación de (4-(b¡s(4-metox¡benc¡l)am¡no)-5-(5-c¡cloprop¡l-4-(h¡drox¡met¡l)isoxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-carbaldehído. Una solución de 4-(bis(4-metoxibenc¡l)am¡no)-5-(4-(((fercbut¡ld¡met¡ls¡l¡l)ox¡)met¡l)-5-c¡cloprop¡l¡soxazol-3-¡l)-7-isoprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-6-carbaldehído (Intermedio P9; 170,2 mg, 0,2446 mmol) en THF (2,446 ml) se trató con TbA f (1,0 M en THF) (269 pl, 0,27 mmol). Después de agitar durante 20 min a TA, la mezcla de reacción se inactivó con NH4Cl(ac.) saturado y se extrajo con EtOAc. Los extractos orgánicos combinados se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (141,4 mg, rendimiento del 99 %). EM (apci) m/z = 582,3 (M+H).
Etapa 2: Preparación de 3-(4-(b¡s(4-metox¡benc¡l)am¡no)-6-form¡l-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡mid¡n-5-¡l)-5-ciclopropilisoxazol-4-carbaldehído. Una solución de 4-(bis(4-metox¡benc¡l)am¡no)-5-(5-c¡clopropil-4-(h¡drox¡met¡l)¡soxazol-3-¡l)-7-isoprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-6-carbaldehído (141,4 mg, 0,2431 mmol) en DCM (2,431 ml) se trató con DMP (154,7 mg, 0,3646 mmol) y se agitó durante 30 min a TA. Después, la mezcla de reacción se lavó con NaHCO3(ac.) saturado. Los extractos orgánicos se pasaron a través de una columna separadora de fase y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-70 % en hexanos como gradiente de elución) para proporcionar el compuesto del título (106,5 mg, rendimiento del 76 %). EM (apci) m/z = 580,2 (M+H).
Intermedio P11

(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol
Etapa 1: Preparac¡ón de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-carbox¡lato de et¡lo. Una soluc¡ón de 4-cloro-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-carbox¡lato de et¡lo (1.56 g. 6.91 mmol) en THF (70 ml) se trató con ¡PrOH (794 pl, 10.4 mmol) y PPh3 (2.72 g. 10.4 mmol). y después la mezcla resultante se enfr¡ó a 0 °C. La mezcla fría (0 °C) se trató gota a gota con DIAD (2.04 ml. 10.4 mmol). después de lo cual se ag¡tó durante 16 h a TA. La mezcla resultante se concentró al vacío. El res¡duo en bruto se pur¡f¡có por cromatografía sobre síl¡ce (hexanos al 5-60 %-EtOAc como grad¡ente de eluc¡ón) para proporc¡onar el compuesto del título (1.76 g. rend¡m¡ento del 95 %). EM (apc¡) m/z = 268.1 (M+H).
Etapa 2: Preparac¡ón de (4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol. Una soluc¡ón fría (-78 °C) de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-carbox¡lato de et¡lo (1.76 g. 6.57 mmol) en DCM (66 ml) se trató con DIBAL-H (25 % en peso en tolueno; 13.3 ml. 19.7 mmol) y se ag¡tó durante 30 m¡n a -78 °C. La mezcla de reacc¡ón fría (-78 °C) se ¡nact¡vó con la ad¡c¡ón de una soluc¡ón acuosa de tartrato de sod¡o y potas¡o (1.0 M. -50 ml). Después. la mezcla ¡nact¡va se ag¡tó durante 60 h a TA. antes de d¡lu¡rse con más agua. La mezcla b¡fás¡ca se extrajo con DCM (2x). Los extractos orgán¡cos se comb¡naron. se secaron sobre Na2SO4(s) anh¡dro. se f¡ltraron y se concentraron al vacío. El res¡duo en bruto se pur¡f¡có por cromatografía sobre síl¡ce (hexanos al 5-60 %-acetona como grad¡ente de eluc¡ón) para proporc¡onar el producto del título (1.43 g. rend¡m¡ento del 96 %). EM (apc¡) m/z = 226.1 (M+H).
Intermedio P12

4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-carbaldehído
Una soluc¡ón de (4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol (Intermedio P11) (3.0 g. 13 mmol) en DCM (66 ml) se trató con 1.1.1-tr¡s(acet¡lox¡)-1.1-d¡h¡dro-1.2-benz¡odoxol-3-(1H)-ona (peryod¡nano de Dess-Mart¡n) (8.5 g.
20 mmol) a TA y la mezcla resultante se ag¡tó durante 1 h. Después. la reacc¡ón se lavó con NaHCO3 sat. (3x) y agua (1x). se secó (Na2SO4). se f¡ltró y se concentró para proporc¡onar el compuesto del título en forma de un sól¡do de color blanco. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. supon¡endo un rend¡m¡ento cuant¡tat¡vo. EM (apc¡) m/z = 224.1 (M+H).
Intermedio P13

6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡na
Etapa 1: Preparac¡ón de (4-cloro-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol. Una soluc¡ón de (4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol (Intermedio P11) (1.43 g. 6.34 mmol) en DMF (25 ml) se trató con NIS (1.57 g. 6.97 mmol) y después. la mezcla se ag¡tó durante 16 h a TA. La mezcla resultante se d¡luyó con agua y se extrajo con EtOAc (2x). Los extractos orgán¡cos comb¡nados se lavaron con agua (3x) y salmuera (1x). y después se secó sobre Na2SO4(s) anh¡dro. se f¡ltraron y se concentraron al vacío para proporc¡onar el compuesto del título (2.12 g. rend¡m¡ento del 95 %). EM (apc¡) m/z = 352.0 (M+H).
Etapa 2: Preparac¡ón de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡na. Una soluc¡ón de (4-cloro-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol (2.12 g. 6.03 mmol) en DMF (30 ml) se
trató con TBDMSCI (1,36 g, 9,05 mmol) e imidazol (821 mg, 12,1 mmol) y después se agitó durante 1 h a TA. La mezcla resultante se inactivó con agua y se extrajo con EtOAc (2x). Los extractos orgánicos combinados se lavaron con agua (3x) y salmuera (1x), después se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (hexanos al 5-50 %-EtOAc como gradiente de elución) para proporcionar el compuesto del título (2,58 g, rendimiento del 92 %). EM (apci) m/z = 466 (M+H).
Intermedio P14

6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d1pirimidin-4-amina
Una solución de 6-(((ferc-butildimetilsilil)oxi)metil)-4-cloro-5-yodo-7-isopropil-7H-pirrolo[2,3-d]pirimidina (Intermedio P13; 1,49 g, 3,20 mmol) en DMSO (13 ml) se trató con 2,4-dimetoxibencilamina (1,201 ml, 7,996 mmol) y después, la mezcla resultante se agitó durante 16 h a 60 °C. Después de enfriar a TA, la mezcla de reacción se diluyó con agua y se extrajo con EtOAc (2x). Los extractos orgánicos combinados se lavaron con agua (3x) y salmuera (1x), después se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (MTBE al 5-75 % en hexanos) para proporcionar el compuesto del título (1,88 g, rendimiento del 99 %). EM (apci) m/z = 597,1 (M+H).
Intermedio P15

6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na
A una mezcla de 6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d]pirimidin-4-amina (0,30 g, 0,50 mmol) (Intermedio P14) y Pd(PPh3)4 (58 mg, 0,05 mmol) en 1,4-dioxano (2,5 ml), se le añadió Et3N (0,1 ml, 0,75 mmol) en una atmósfera de nitrógeno. La mezcla se desgasificó y se purgó con N2 antes de introducir 4,4,5,5-tetrametil-1,3,2-dioxaborolano (95 pl, 0,65 mmol). La mezcla resultante se calentó a 90 °C durante 3 h, después se enfrió a ta, después de lo cual se concentró, y el residuo resultante se purificó por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos) para proporcionar el producto del título en forma de un sólido de color amarillento claro (0,24 g, 80 %). EM (apci) m/z = 597,4 (M+H).
Intermedio P16
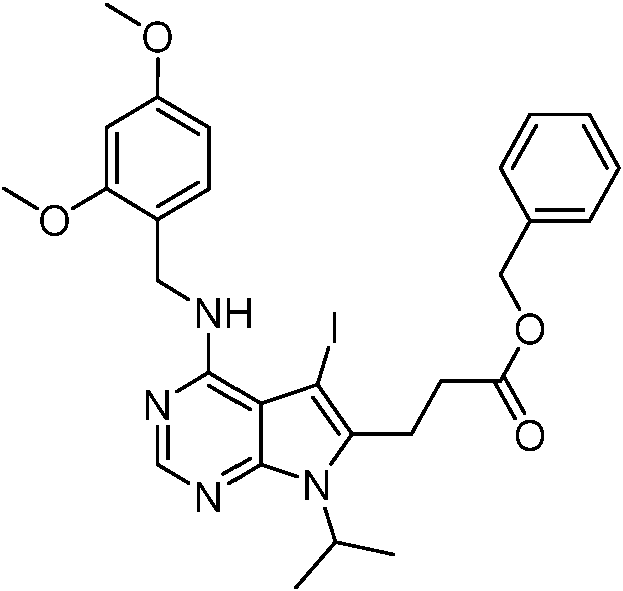
3- í4-íí2.4-D¡metox¡benc¡ham¡no)-5-vodo-7-¡soprop¡l-7H-p¡rrolor2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de bencilo
Etapa 1: Preparac¡ón de (E)-3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)acr¡lato de benc¡lo. A una soluc¡ón de 4- cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-carbaldehído (Intermed¡o P12) (2.1 g. 9.34 mmol) en DCM (47 ml). se le añad¡ó 2-(tr¡fen¡l-A5-fosfan¡l¡deno)acetato de benc¡lo (4.22 g. 10.3 mmol) a TA y se ag¡tó durante 30 m¡n. La reacc¡ón se repart¡ó entre DCM y agua. Después de la separac¡ón de fases. la capa orgán¡ca se lavó con salmuera después se secó (Na2SO4). se f¡ltró. se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 10-90 % en hexanos) para proporc¡onar el compuesto del título (1.6 g. 47 %). EM (apc¡) m/z = 356.1 (M+H).
Etapa 2: Preparac¡ón de 3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de benc¡lo. A una soluc¡ón de Cu(OAc)2 (0.080 g. 0.44 mmol) y Xantphos (0.51 g. 0.88 mmol) en THF (20 ml). se le añad¡ó fen¡ls¡lano (5.4 ml. 43.9 mmol) a TA. La mezcla resultante se ag¡tó durante 5 m¡n. Después. se ¡ntrodujo una soluc¡ón de (E)-3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)acr¡lato de benc¡lo (1.56 g. 4.39 mmol) en THF (10 ml) y la ag¡tac¡ón se cont¡nuó durante 1 h. La reacc¡ón se repart¡ó entre EtOAc y agua. Después de la separac¡ón de fases. la capa orgán¡ca se lavó con salmuera después se secó (Na2SO4). se f¡ltró. se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 10-90 % en hexanos) para proporc¡onar el compuesto del título (1.24 g. 79 %). EM (apc¡) m/z = 358.1 (M+H).
Etapa 3: Preparac¡ón de 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de benc¡lo. Una mezcla de 3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de benc¡lo (1.24 g. 3.47 mmol) y (2.4-d¡metox¡fen¡l)metanam¡na (1.6 ml. 10.4 mmol) en DMSO (23 ml) se calentó a 90 °C durante una noche. Después de enfr¡ar a TA. la reacc¡ón se repart¡ó entre EtOAc y agua. Después de la separac¡ón de fases. la capa orgán¡ca se lavó con salmuera después se secó (Na2SO4). se f¡ltró. se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 10-90 % en hexanos) para proporc¡onar el compuesto del título (0.50 g. 30 %). EM (apc¡) m/z = 489.2 (M+H).
Etapa 4: Preparac¡ón de 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de benc¡lo. A una soluc¡ón de 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de benc¡lo (148 mg. 0.30 mmol) en DMF (3 ml). se le añad¡ó NIS (72 mg. 0.32 mmol) a t A y se ag¡tó durante 2 h. La reacc¡ón se repart¡ó entre EtOAc y agua. Después de la separac¡ón de fases. la capa orgán¡ca se lavó con salmuera después se secó (Na2SO4). se f¡ltró. se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 10-90 % en hexanos) para proporc¡onar el producto del título (108 mg. 58 %). EM (apc¡) m/z = 615.2 (M+H).
Intermedio P17

3-(4-cloro-7-(fen¡lsulfon¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol
Etapa 1: Preparac¡ón de 4-cloro-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-carbaldehído. En una atmósfera de N2(g). se añad¡ó gota a gota n-BuL¡ (2.5 M. hexanos) (9.2 ml. 23.0 mmol) a una suspens¡ón de 5-bromo-4-cloro-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na (2.32 g. 9.98 mmol) en THF (50 ml) enfr¡ada a -78 °C. La reacc¡ón se ag¡tó durante 1 h antes de ¡ntroduc¡r gota a gota DMF (1.00 ml. 13.0 mmol). Después de ag¡tar a -78 °C durante otros 30 m¡n. la reacc¡ón se calentó lentamente a TA.
después se interrumpió con NH4Cl(ac.) saturado y agua. La mezcla bifásica se concentró al vacío para retirar los disolventes orgánicos y la suspensión resultante se filtró. Los sólidos recogidos se aclararon con agua y hexanos y después se secó al vacío para proporcionar el compuesto del título (1,52 g, rendimiento del 84 %).
Etapa 2: Preparación de 4-cloro-7-(fen¡lsulfon¡l)-7H-p¡rrolo[2.3-d1p¡r¡mid¡n-5-carbaldehído. Una solución de 4-cloro-7H-pirrolo[2,3-d]pirimidin-5-carbaldehído (400 mg. 2.2 mmol) en DMF (11 ml) se trató con NaH al 60 % en peso (110 mg.
2.75 mmol) y se agitó durante 15 min a TA. La solución resultante de color amarillo se trató gota a gota con cloruro de bencenosulfonilo (340 pl. 2.6 mmol). Después de agitar durante 20 min a TA. la mezcla de reacción se inactivó con hielo (2 g) y agua (20 ml). La mezcla inactiva se agitó a TA durante 3 min. y después. la suspensión resultante se filtró. Los sólidos recogidos se aclararon con agua (10 ml) y hexanos (10 ml).y después. se secaron al aire para proporcionar el compuesto del título (650 mg. rendimiento del 92 %).
Etapa 3: Preparación de 4-cloro-7-(fen¡lsulfonil)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-carbaldehído oxima. Una mezcla de 4-cloro-7-(fenilsulfonil)-7H-pirrolo[2.3-d1pirimidin-5-carbaldehído (650 mg. 2.0 mmol). HCl de NH2OH(170 mg. 2.4 mmol) y NaOAc (200 mg. 2.4 mmol) en EtOH (20 ml) se agitó durante 20 h a TA. La mezcla resultante se diluyó con DCM (20 ml) y la suspensión resultante se filtró a través de una capa de Celite®. El filtrado se concentró al vacío para proporcionar el compuesto del título (680 mg. rendimiento cuantitativo).
Etapa 4: Preparación de 3-(4-cloro-7-(fen¡lsulfon¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-il)-5-c¡cloprop¡l¡soxazol. Una solución de 4-cloro-7-(fenilsulfonil)-7H-pirrolo[2.3-d]pirimidin-5-carbaldehído oxima (170 mg. 0.505 mmol). NCS (80.9 mg. 0.606 mmol). KHcO3(s) (92 mg. 1.52 mmol) y ciclopropilacetileno (128 pl. 1.51 mmol) en DMF (5.048 ml) se agitó durante 45 min a 50 °C. Después de enfriarse a TA. la mezcla de reacción se diluyó con EtOAc y después se inactivó con agua. La suspensión resultante se filtró y los sólidos se aclararon con EtOAc y agua. El filtrado bifásico se separó y los extractos orgánicos se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-30 % en hexanos) para proporcionar el compuesto del título (101 mg. rendimiento del 50 %). EM (apci) m/z = 401.0 (M+H).
Intermedio P18

3-(4-cloro-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-cicloprop¡l¡soxazol
A una solución de fluoruro de tetrabutilamonio (TBAF) en THF (1 M) (14.6 ml. 14.6 mmol). se le añadió 3-(4-cloro-7-(fenilsulfonil)-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol (Intermedio P17) (2.93 g. 7.31 mmol). La mezcla se calentó a 60 °C durante 1 h. después se enfrió a TA. se diluyó con EtOAc (50 ml) y se lavó con agua (2 *30 ml). Después de la separación de fases. la capa orgánica se secó (Na2SO4). se filtró y se concentró para dar el producto del título en forma de un sólido de color beis. suponiendo un rendimiento cuantitativo. EM (apci neg) m/z = 259.1 (M-H).
Intermedio P19

3-(4-cloro-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-cicloprop¡l¡soxazol
Método A:
Etapa 1: Preparación de 4-cloro-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡rim¡d¡n-5-carbaldehído. A una suspensión de 4-cloro-7H-pirrolo[2.3-d1pirimidin-5-carbaldehído (1.82 g. 10.0 mmol) en DMF (33 ml). se le añadió NaH
(60 % en peso) (0,44 g, 11,0 mmol) a 0 °C. Después de 20 min de agitación, se introdujo cloruro de 2-(trimetilsilil)etoximetilo (SEM-Cl) (2,13 ml, 12,0 mmol). La reacción se dejó calentar a TA y se agitó durante 3 h. A esto le siguió la adición de más NaH (0,24 g, 6 mmol) y SEM-Cl (0,84 g, 5 mmol). Después de otros 30 min de agitación, la mezcla de reacción se inactivó con hielo y NH4Cl (sat.) y después se extrajo con EtOAc. Los extractos orgánicos combinados se lavaron con agua, se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-25 % en hexanos) para dar el producto del título en forma de un sólido amarillento (1,33 g, 43 %). EM (apci) m/z = 312,1 (M+H).
Etapa 2: Preparación de 4-cloro-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-carbaldehído oxima. Una mezcla de 4-cloro-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2,3-d]pir¡m¡d¡n-5-carbaldehído (1,33 g, 4,26 mmol), clorhidrato de hidroxilamina (0,33 g, 4,7 mmol) y NaOAc (0,38 g, 4,7 mmol) en EtOH (21 ml) se agitó a 40 °C durante 1 h, después de lo cual se concentró. El residuo obtenido de este modo, se recogió en DCM y se filtró a través de un lecho corto de celite. El filtrado se concentró para proporcionar el producto del título en forma de un sólido de color blanco, suponiendo un rendimiento cuantitativo. CLEM m/z = 327,1 (M+H).
Etapa 3: Preparación de 3-(4-cloro-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol. Una mezcla de 4-cloro-7-((2-(trimetilsilil)etoxi)metil)-7H-pirrolo[2,3-d]pirimidin-5-carbaldehído oxima (1,37 g, 4,2 mmol), NCS (0,617 g, 4,62 mmol), KHCO3 (0,631 g, 6,30 mmol) y ciclopropilacetileno (1,07 ml, 12,6 mmol) en DMF (21 ml) se agitó a TA durante 5 d. La reacción se diluyó con agua y se extrajo con EtOAc (3x). Los extractos orgánicos combinados se lavaron con salmuera, se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-30 % en hexanos) para proporcionar el producto del título (0,83 g, 50 %). EM (apci) m/z = 391,2 (M+H).
Método B:
A una solución de 3-(4-cloro-7H-pirrolo[2,3-d]pirimidin-5-il)-5-ciclopropilisoxazol (Intermedio P18) (5,87 g, 22,52 mmol) en DMF (113 ml), se le añadió NaH (60 % en peso) (1,08 g, 27,0 mmol) seguido de (2-(clorometoxi)etil)trimetilsilano (SEM-Cl) (4,4 ml, 24,8 mmol) a TA. Después de 30 min de agitación, la reacción se diluyó con agua y se extrajo con EtOAc (2x). Los extractos orgánicos combinados se lavaron con salmuera, se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos) para proporcionar el producto del título en forma de un aceite de color parduzco transparente (2,7 g, 31 %). EM (apci) m/z = 391,1 (M+H).
Intermedio P20

3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-4-vodo¡soxazol
Etapa 1: Preparación de 3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-¡l)-5-ciclopropilisoxazol. A una solución de 3-(4-cloro-7-((2-(trimetilsilil)etoxi)metil)-7H-pirrolo[2,3-d]pirimidin-5-il)-5-ciclopropilisoxazol (Intermedio P19) (1,96 g, 5,01 mmol) en t Hf (25 ml), se le añadió n-BuLi (2,5 M THF) (3,0 ml, 7,5 mmol) a -78 °C. Después de 10 min de agitación, se introdujo yodometano (0,63 ml, 10,0 mmol), y la solución resultante se agitó a -78 °C durante 30 min antes de calentar hasta -20 °C. La reacción se interrumpió con NH4Cl (sat.) y se extrajo con EtOAc. Los extractos orgánicos combinados se secaron (Na2SO4), se filtraron y se concentraron para dar el producto del título en forma de un aceite de color parduzco, suponiendo un rendimiento cuantitativo. EM (apci) m/z = 405,1 (M+H).
Etapa 2: Preparación de 3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-4-yodoisoxazol. Una solución de 3-(4-cloro-6-metil-7-((2-(trimetilsilil)etoxi)metil)-7H-pirrolo[2,3-d]pirimidin-5-il)-5-ciclopropilisoxazol (2,0 g, 5,0 mmol) en MeCN (25 ml) y se trató con NIS (1,69 g, 7,52 mmol) y TfA (1,16 ml, 15,0 mmol). La mezcla resultante se agitó a TA durante 3 h, después de lo cual se inactivó con Na2S2O3 (ac.) al 10 % (5 ml) y NaHCO3 sat. (20 ml). A esto le siguió la extracción con EtOAc (3x). Los extractos orgánicos combinados se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-30 % en hexanos) para proporcionar el producto del título en forma de un aceite de color amarillento (1,5 g, 56 %). CLEM m/z = 531,0 (M+H).
Intermedio P21
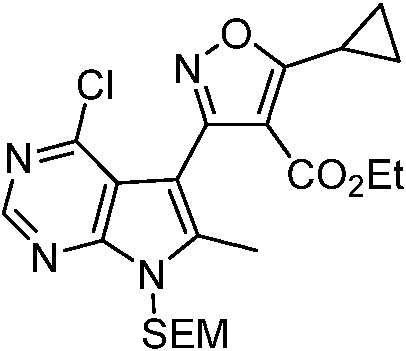
3-(4-Cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de etilo
A una soluc¡ón de 3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-4-yodo¡soxazol (Intermed¡o P20) (1.50 g. 2.83 mmol) en THF (14 ml), se le añad¡ó gota a gota a gota cloruro de ¡soprop¡lmagnes¡o (II) y l¡t¡o (1.3 M) (2.8 ml. 3.67 mmol) a 0 °C. Después de 10 m¡n de ag¡tac¡ón. se ¡ntrodujo cloroform¡ato de et¡lo (0.54 ml. 5.65 mmol). y la mezcla resultante se calentó a TA y se ag¡tó durante 1 h. La reacc¡ón se ¡nterrump¡ó con NH4Cl (sat.) y se extrajo con EtOAc. Los extractos orgán¡cos comb¡nados se secaron (Na2SO4). se f¡ltraron. se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (EtOAc al 0-30 % en hexanos) para proporc¡onar el producto del título junto con un producto secundar¡o. 3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol (aprox. 25 %) en forma de un ace¡te de color amar¡llento. El producto del título se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales (1.2 g. 90 %). EM (apc¡) m/z = 477.2 (M+H).
Intermedio P22

3-(4-Cloro-6-met¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de etilo
Una soluc¡ón de 3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo (Intermed¡o P21) (150 mg. 0.31 mmol) en TFA (0.5 ml) se ag¡tó a TA durante 16 h. Después. la mezcla se concentró y el res¡duo resultante se pur¡f¡có med¡ante cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %). Las fracc¡ones de producto comb¡nadas se repart¡eron entre NaHCO3 sat. y DCM. Después de la separac¡ón de fase. la capa orgán¡ca se concentró para proporc¡onar el producto del título en forma de un sól¡do de color blanquec¡no (82 mg. 75 %). EM (apc¡) m/z = 347.0 (M+H).
Intermedio P23

11-am¡no-3-c¡cloprop¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona
Una mezcla de 3-(4-cloro-6-met¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo (Intermed¡o P21) (189 mg. 0.40 mmol). NBS (84.6 mg. 0.48 mmol) y AIBN (9.8 mg. 0.059 mmol) en 1.2-DCE (4 ml) se lavó abundantemente con n¡trógeno. se cerró hermét¡camente en un rec¡p¡ente de pres¡ón y se ag¡tó a 80 °C durante 2 h. Después de la refr¡gerac¡ón a TA. la reacc¡ón se concentró. Después. el res¡duo obten¡do de este modo se recog¡ó en 1.4-d¡oxano (4 ml) y NH4OH (28-30 %) (2 ml). La mezcla se volv¡ó a cerrar hermét¡camente en el rec¡p¡ente y se ag¡tó a 90 °C durante 16 h. a cont¡nuac¡ón. se enfr¡ó a TA y se concentró. El res¡duo en bruto se somet¡ó a cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %). Las fracc¡ones de producto comb¡nadas se neutral¡zaron con Na2CO3 (ac.) al 10 % y se extrajeron con DCM. Los extractos orgán¡cos se secaron (Na2SO4). se f¡ltraron y se concentraron para proporc¡onar el producto del título en forma de un sól¡do de color
blanquecino (15 mg, 8,8 %). EM (apci) m/z = 427,1 (M+H).
Intermedio P24

(4-((2,4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-¡l)metanol
Etapa 1: Preparac¡ón de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2,4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na. Una mezcla de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2,4-d¡metox¡ben-z¡l)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na (Intermedio P14) (218 mg, 0,36 mmol), (PPh3)2Pd(II)Cl2 (51,3 mg, 0,073 mmol), 2-(4,4,5,5-tetramet¡l-1,3,2-d¡oxaborolan-2-¡l)-1H-¡ndol (178 mg, 0,73 mmol) y Na2CO3 (2 N ac.) (365 pl, 0,73 mmol) en d¡oxano (5,2 ml) se roc¡ó con Ar y se ag¡tó a 80 °C durante una noche. Después de enfr¡ar a TA, la reacc¡ón se repart¡ó entre DCM y agua. La fase acuosa se extrajo con 4:1 de DCM:IPA (3x). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para dar el compuesto del título (164 mg, rend¡m¡ento del 76 %). EM (apc¡) m/z = 586,3 (M+H).
Etapa 2: Preparac¡ón de (4-((2,4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-¡l)metanol. A una soluc¡ón de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2,4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na (164 mg, 0,28 mmol) en THF (2,8 ml), se le añad¡ó ác¡do acét¡co (32 pl, 0,56 mmol) a 0 °C, segu¡do de fluoruro de tetrabut¡lamon¡o (TBAF) (1 M, THF; 308 pl, 0,31 mmol). La reacc¡ón se dejó calentar a TA y se ag¡tó durante 3 h, antes de concentrarse y pur¡f¡carse usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para dar el compuesto del título (109 mg, rend¡m¡ento del 82 %). EM (apc¡) m/z = 472,2 (M+H).
Intermedio P25
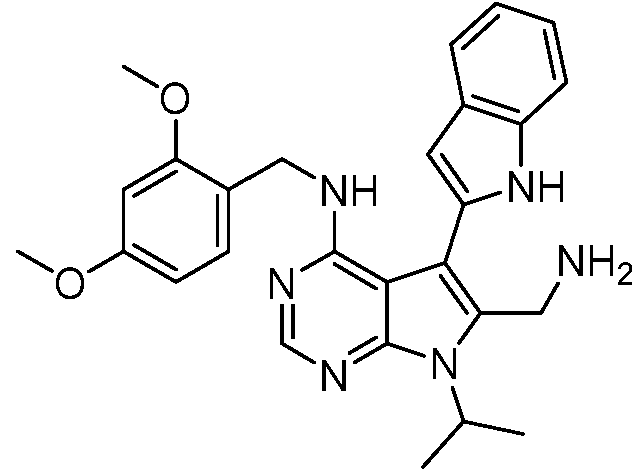
6-(am¡nomet¡l)-N-(2.4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na
Etapa 1: Preparac¡ón de 6-(az¡domet¡l)-N-(2,4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na. A una soluc¡ón de (4-((2,4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-6-¡l)metanol (Intermedio P24) (99 mg, 0,21 mmol) en tolueno (2,1 ml), se le añad¡ó 1,8-d¡azab¡c¡clo[5.4.0]undec-7-eno (DBU) (38 pl, 0,25 mmol) a 0 °C, segu¡do de d¡fen¡lfosfor¡l az¡da (DPPA) (54 pl, 0,25 mmol). La reacc¡ón se dejó calentar a ta. Después de ag¡tar durante una noche, la mezcla de reacc¡ón se d¡luyó con EtOAc y se lavó con agua y salmuera, después se secó (Na2SO4), se f¡ltró y se concentró. El res¡duo se pur¡f¡có usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para proporc¡onar el compuesto del título (71 mg, rend¡m¡ento del 68 %). EM (apc¡) m/z = 497,2 (M+H).
Etapa 2: Preparac¡ón de 6-(am¡nomet¡l)-N-(2,4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na. A una soluc¡ón de 6-(az¡domet¡l)-N-(2,4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-4-am¡na (70 mg, 0,14 mmol) en 1:1 de THF:agua (1,4 ml), se le añad¡ó PPh3 (74 mg, 0,28 mmol) a TA y se ag¡tó durante 16 h. La reacc¡ón se d¡luyó con 4:1 de DCM:IPA y se lavó con NaHCO3 sat. Después, la fase orgán¡ca comb¡nada se secó (Na2SO4), se f¡ltró, se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para proporc¡onar el producto del título (51 mg, 77 %). Em (apc¡) m/z = 471,2 (M+H).
Intermedio P26

2-(6-(((terc-But¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2.4-d¡metox¡benc¡l))am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-1H-indolo-6-carboxilato de metilo
Una mezcla de p¡nacol éster del ác¡do 6-metox¡carbon¡l-1H-¡ndolo-2-borón¡co (852 mg. 2.83 mmol). (PPh3)2Pd(N)Ch (99.3 mg. 0.141 mmol). 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2.4-d¡metox¡benc¡l)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d]p¡r¡m¡d¡n-4-am¡na (Intermed¡o P14) (422 mg. 0.707 mmol) y Na2CO3 (2 N ac.) (707 pl. 1.41 mmol) en d¡oxano (10 ml) se roc¡ó con Ar y se calentó a 80 °C durante 2 h. La reacc¡ón se repart¡ó entre DCM y agua. después se extrajo con 4:1 de DCM:IPA (3x). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (EtOAc al 0-40 % en hexanos) para produc¡r el producto del título (415 mg. 91 %). EM (apc¡) m/z = 644.3 (M+H).
Intermedio P27

Ác¡do________ 2-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carboxíl¡co
A una soluc¡ón de 2-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d]p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carbox¡lato de met¡lo (Intermedio p26) (339 mg. 0.53 mmol) en THF (10 ml) y MeOH (1 ml). se le añad¡ó L¡OH (2 M ac.) (1.3 ml. 2.6 mmol) a TA. La mezcla de reacc¡ón se ag¡tó durante una noche. Después. se ¡ntrodujo L¡OH (2 M ac.) ad¡c¡onal (1.3 ml. 2.6 mmol) y la reacc¡ón se ag¡tó durante otras 48 h. antes de ac¡d¡f¡carla con HCl (1 M ac.) a pH ~5. Después. se d¡luyó con agua (3 ml) y se extrajo con DCM (3 * 5 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron con cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM) para produc¡r el producto del título (140 mg. 50 %). EM (apc¡) m/z = 516.2 (M+H).
Intermedio P28

2-(4-((2.4-D¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolof2.3-d1p¡r¡m¡din-5-¡l)-1H-¡ndolo-6-carbox¡lato de metilo
El producto del título se preparó de un modo s¡m¡lar al descr¡to para la síntes¡s de (4-((2,4-d¡metox¡ben-z¡l)am¡no)-5-(lH-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol (Intermedio P24), reemplazando 2-(4,4,5,5-tetramet¡l-1,3,2-d¡oxaborolan-2-¡l)-1H-¡ndol con 2-(4,4,5,5-tetramet¡l-1,3,2-d¡oxaborolan-2-¡l)-1H-¡ndolo-6-carbox¡lato de met¡lo durante la etapa step 1 en su lugar. EM (apc¡) m/z = 530,2 (M+H).
Intermedio P29

2-(6-(Am¡nomet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carbox¡lato de met¡lo
El producto del título se preparó de un modo s¡m¡lar al descr¡to para la síntes¡s de 6-(am¡nomet¡l)-N-(2,4-d¡metox¡benc¡l)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na (Intermedio P25), reemplazando (4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol (Intermedio P24) con 2-(4-((2,4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carbox¡lato de met¡lo (Intermedio P28) durante la etapa 1 en su lugar. Em (apc¡) m/z = 529,2 (M+H).
Intermedio P30

ác¡do 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-carboxíl¡co
Etapa 1: Preparac¡ón de 2-(6-(3-(benc¡lox¡)-3-oxoprop¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3
d1p¡r¡m¡din-5-¡l)-1H-¡ndolo-6-carbox¡lato de metilo. Una mezcla de 2-(4,4,5,5-tetrametil-1,3,2-d¡oxaborolan-2-¡l)-1H-indolo-6-carboxilato de metilo (0,318 g, 1,05 mmol), 3-(4-((2,4-d¡metox¡bencil)am¡no)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2,3-d]pir¡iri¡d¡n-6-¡l)propanoato de bencilo (Intermedio P16) (0,108 g, 0,176 mmol), PdCh(PPh3)2 (0,0123 g, 0,0176 mmol) y Na2CO3 (2 N, ac.) (0,27 ml, 0,54 mmol) en dioxano (0,88 ml) se calentó a 90 °C durante una noche. Después, la mezcla de reacción se filtró, se concentró y se purificó por cromatografía sobre sílice (MeOH al 1-15 % en DCM) para dar el compuesto del título (0,116 g, 99 %). EM (apci) m/z = 662,3 (M+H).
Etapa 2: Preparación de ácido 2-(6-(2-carbox¡et¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-¡l)-1 H-indolo-6-carboxílico. Una mezcla de 2-(6-(3-(benc¡lox¡)-3-oxoprop¡l)-4-((2,4-dimetox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡mid¡n-5-¡l)-1H-¡ndolo-6-carbox¡lato de metilo (0,10 g, 0,15 mmol) y LiOH (2 N, ac.) (0,23 ml, 0,46 mmol) en MeOH (0,76 ml) se calentó a reflujo durante una noche. La mezcla se concentró y se purificó por cromatografía sobre sílice (MeOH al 1-15 % en DCM con AcOH al 1 %) para dar el compuesto del título (0,058 g, 69 %). EM (apci) m/z = 558,2 (M+H).
Etapa 3: Preparación______de______ácido______1-((2,4-d¡metox¡benc¡l)am¡no)-5-¡sopropil-8-oxo-5,6,7,8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxíl¡co. Una mezcla de ácido 2-(6-(2-carbox¡et¡l)-4-((2,4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡rim¡d¡n-5-¡l)-1H-¡ndolo-6-carboxíl¡co (0,034 g, 0,061 mmol), BoC-anhídrido (0,050 ml, 0,213 mmol), DMAP (0,022 g, 0,18 mmol) y 2,6-lutidina (0,021 ml, 0,183 mmol) en MeCN (0,61 ml) se agitó a TA durante 2 h. La reacción se repartió entre DCM y agua. Después de la separación de fases, la capa orgánica se lavó con salmuera después se secó (Na2SO4), se filtró y se concentró para proporcionar el compuesto del título, que se usó directamente en la siguiente etapa sin purificaciones adicionales, suponiendo un rendimiento cuantitativo. EM (apci) m/z = 540,2 (M+H).
Intermedio P31

Ácido_______ ^-^^-d im e tox ibenc iD am ino^-isop rop il^ -oxo^^J^-te trah id robenzo fc lp irim ido^ '^ '^^ lp irro lo^^-e1azep¡na-3-carboxílico
Etapa 1: Preparación de 4-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2,4-d¡metox¡benc¡l)am¡no)-7-¡sopropil-7H-p¡rrolo[2,3-d1p¡r¡m¡din-5-¡l)¡softalato de dimetilo. Una mezcla de 6-(((terc-but¡ld¡met¡ls¡lil)ox¡)met¡l)-N-(2,4-d¡metox¡benc¡l)-7-¡soprop¡l-5-(4,4,5,5-tetramet¡l-1,3,2-d¡oxaborolan-2-¡l)-7H-p¡rrolo[2,3-d]p¡rim¡d¡n-4-am¡na (Intermedio P15) (159 mg, 0,27 mmol), 4-bromoisoftalato de dimetilo (109 mg, 0,40 mmol), Pd(PPh3)4 (31 mg, 0,027 mmol) y K2CO3 (111 mg, 0,80 mmol) en 4:1 de dioxano:agua (2,7 ml) se roció con argón, se cerró herméticamente en un recipiente de presión y se agitó a 80 °C durante 16 h. Después de enfriar a TA, la reacción se diluyó con 4:1 de DCM:IPA y se lavó con agua. Después, la capa orgánica se secó (Na2SO4), se filtró, se concentró y se purificó por cromatografía sobre sílice (acetona al 5-95 % en hexanos) para proporcionar el compuesto del título (125 mg, 70 %). EM (apci) m/z = 663,3 (M+H).
Etapa 2: Preparación de 4-(4-((2,4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-¡l)isoftalato de dimetilo. A una solución de 4-(6-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2,4-dimetox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-5-¡l)¡softalto de dimetilo (125 mg, 0,18 mmol) en THF (1,9 ml), se le añadió ácido acético (27 pl, 0,47 mmol) seguido de TBAF (1 M THF) (470 pl, 0,47 mmol) a t A y se agitó durante 48 h. La reacción se concentró y se purificó por cromatografía de sílice (acetona al 5-95 % en hexanos) para proporcionar el compuesto del título (92 mg, 89 %). EM (apci) m/z = 549,2 (M+H).
Etapa 3: Preparación de 4-(6-(az¡domet¡l)-4-((2,4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-¡l)isoftalato de dimetilo. A una solución de 4-(4-((2,4-d¡metox¡bencil)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-5-il)¡softalato de dimetilo (92 mg, 0,17 mmol) en tolueno (1,7 ml), se le añadió DBU (50 pl, 0,34 mmol) seguido de DPPA (72 pl, 0,34 mmol) a 0 °C. La reacción se calentó a TA y se agitó durante 2 h antes de diluirse con EtOAc y lavarse con agua y salmuera, después se secó (Na2SO4), se filtró, se concentró y se purificó por cromatografía sobre sílice (acetona al 5-95 % en hexanos) para dar el compuesto del título (75 mg, 78 %). EM (apci) m/z = 574,2 (M+H).
Etapa 4: Preparación de 4-(6-(am¡nomet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡din-5-¡l)isoftalato de dimetilo. A una soluc¡ón de 4-(6-(az¡domet¡l)-4-((2.4-d¡metox¡bencil)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡softalato de dimetilo (75 mg, 0.13 mmol) en 1:1 de THF:agua (1.3 ml), se le añadió PPh3 (68 mg, 0.26 mmol) a TA y se agitó durante 16 h. La reacción se diluyó con 4:1 de DCM:IPA y se lavó con NaHCO3 sat.. después se secó (Na2SO4). se filtró. se concentró y se purificó por cromatografía de fase inversa (MeCN al 5-95 % en agua con TFA al 0.1 %). Las fracciones de producto combinadas se repartieron entre 4:1 de DCM:IPA y NaHCO3 sat.. después se secaron sobre Na2SO4. se filtraron y se concentraron para dar el compuesto del título (52 mg. 73 %). EM (apci) m/z = 548.3 (M+H).
Etapa 5: Preparación_____ de_____ 12-((2.4-d¡metox¡benc¡l)am¡no)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrahidrobenzo[c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡na-3-carboxilato de metilo. Una solución de 4-(6-(aminometil)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡sopropil-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡softalato de dimetilo (52 mg. 0.095 mmol) en dioxano (1.9 ml) se agitó a 90 °C durante 24 h. Después de enfriar a TA. la reacción se concentró y se purificó por cromatografía sobre sílice (acetona al 5-95 % en DCM) para proporcionar el compuesto del título. que se usó directamente en la siguiente etapa suponiendo rendimiento cuantitativo. EM (apci) m/z = 516.2 (M+H).
Etapa 6: Preparación_____ de_____ ácido_____ 12-((2.4-d¡metox¡bencil)am¡no)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrah¡drobenzo[c1p¡r¡m¡do[5'.4':4.51pirrolo[3.2-e1azep¡na-3-carboxíl¡co. A una solución de 12-((2.4-d¡metox¡benc¡l)am¡no)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrah¡drobenzo[c1pir¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-3-carbox¡lato de metilo (49 mg. 0.095 mmol) en THF (1.9 ml). se le añadió Ko H (2 N ac.) (475 pl. 0.95 mmol) a TA y se agitó durante 16 h. Después. la reacción se diluyó con agua y se acidificó a pH~5 usando HCl 1.0 M. seguido de la extracción con 4:1 de DCM:IPA (2x). Los extractos orgánicos combinados se secaron sobre Na2SO4. se filtraron y se concentraron para proporcionar el producto del título (33 mg. 70 %). EM (apci) m/z = 502.2 (M+H).
Intermedio P32

((4-((2.4-D¡metox¡benc¡l)am¡no)-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡rim¡d¡n-6-¡l)met¡l)carbamato de tere-butilo
Etapa 1: Preparación de (4-((2.4-d¡metox¡benc¡l)am¡no)-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol. Una mezcla de 6-(((fere-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2.4-d¡metox¡benc¡l)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡rim¡d¡n-4-amina (Intermedio P14)
(1.30 g. 2.18 mmol). ácido acético (0.125 ml. 2.18 mmol) y TBAF (1 M THF) (2.40 ml. 2.40 mmol) en THF (14.5 ml) se agitó a ta durante 2 h. La reacción se diluyó con agua y se extrajo con EtOAc. Los extractos orgánicos combinados se lavaron con salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (1.05 g. 99 %). EM (apci) m/z = 483.1 (M+H).
Etapa 2: Preparación de 6-(az¡domet¡l)-N-(2.4-d¡metox¡benc¡l)-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na. A una solución de (4-((2.4-d¡metox¡benc¡l)am¡no)-5-yodo-7-isoprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)metanol (1.05 g. 2.18 mmol) en tolueno (14.5 ml) enfriada a 0 °C. se le añadió fosforazidato de difenilo (0.94 ml. 4.35 mmol). seguido de 2.3.4.6.7.8.9.10-octahidrop¡r¡m¡do[1.2-a1azep¡na (0.65 ml. 4.35 mmol). La reacción se calentó a ta y se agitó durante una noche. Después se d¡luyó con agua y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se lavaron con salmuera. después se secaron (Na2SO4). se f¡ltraron. se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (1.09 g. 99 %). e M (apci) m/z = 508.1 (M+H).
Etapa 3: Preparación de 6-(am¡nomet¡l)-N-(2.4-d¡metox¡benc¡l)-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na. Una mezcla de 6-(az¡domet¡l)-N-(2.4-d¡metox¡benc¡l)-5-yodo-7-isoprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na (1.09 g.
2.160 mmol) y PPh3 (1.13 g. 4.32 mmol) en THF (8.6 ml) y agua (8.6 ml) se agitó a ta durante una noche. Después se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se lavaron con salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (0.44 g. 42 %). EM (apci) m/z = 482.1 (M+H).
Etapa 4: Preparación de ((4-((2.4-d¡metox¡benc¡l)am¡no)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡mid¡n-6-¡l)metil)carbamato de tere-butilo. A una solución de 6-(aminomet¡l)-N-(2.4-d¡metox¡benc¡l)-5-yodo-7-¡soprop¡l-7H
pirrolo[2,3-d]pirimidin-4-amina (56 mg, 0,12 mmol) en THF (2,3 ml), se le añadió dicarbonato de di-ferc-butilo (27 pl, 0,12 mmol) a ta y se agitó durante 2 h. Después, la reacción se diluyó con agua (20 ml) y se extrajo con DCM (3 * 20 ml). Los extractos orgánicos combinados se lavaron con salmuera, después se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para proporcionar el compuesto del título (59 mg, 88 %). EM (apci) m/z = 582,2 (M+H).
Intermedio P33

6-(3-((ferc-but¡ld¡met¡ls¡l¡l)ox¡)prop¡l)-N-(2.4-d¡metox¡benc¡l)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na
Etapa 1: Preparación de (E)-3-(4-cloro-7-¡soprop¡t-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-¡l)acr¡lato de etilo. A una solución de 4-cloro-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-6-carbaldehído (Intermedio P12) (14,9 g, 32,0 mmol) en DCM (300 ml), se le añadió trifenilfosforano de carbetoximetileno (13,4 g, 38,4 mmol) a ta y se agitó durante 16 h. La reacción se concentró y se purificó por cromatografía sobre sílice (acetona del 5 al 75 % en hexanos) para proporcionar el compuesto del título (8 g, 85 %). EM (apci) m/z = 294,1 (M+H).
Etapa 2: Preparación de 3-(4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)propanoato de etilo. A una solución de Cu(OAc)2 (0,17 g, 0,95 mmol) en THF (50 ml), se le añadió (9,9-dimetil-9H-xanteno-4,5-diil)bis(difenilfosfano) (1,10 g, 1,90 mmol) seguido de fenilsilano (5,85 ml, 47,5 mmol). Después de 15 min de agitación a ta, se introdujo una solución de (E)-3-(4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-il)acrilato de etilo (2,79 g, 9,50 mmol) en THF (50 ml) y la agitación se continuó a ta durante 3 h. La reacción se enfrió a 0 °C y se trató lentamente con NaHCO3 sat. Se diluyó con agua y se extrajo con DCM (2x). Los extractos orgánicos combinados se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc del 5 al 75 % en hexanos) para proporcionar el compuesto del título (2,7 g, 97 %). EM (apci) m/z = 296,1 (M+H).
Etapa 3: Preparación de 3-(4-cloro-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-6-¡l)propanoato de etilo. A una solución de 3-(4-cloro-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-il)propanoato de etilo (2,46 g, 8,32 mmol) en DMF (55 ml), se le añadió N-yodosuccinimida (1,96 g, 8,73 mmol) a ta y se agitó durante 60 h. La reacción se diluyó con agua y se extrajo con EtOAc (2x). Los extractos orgánicos combinados se lavaron sucesivamente con agua y salmuera, después se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc del 5 al 75 % en hexanos) para proporcionar el compuesto del título (3,05 g, 87 %). EM (apci) m/z = 422,0 (M+H).
Etapa 4: Preparación de 3-(4-cloro-5-vodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)propan-1-ol. A una solución de 3-(4-cloro-5-yodo-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-il)propanoato de etilo (5,06 g, 12,0 mmol) en THF (60 ml) enfriada a -78 °C, se le añadió DIBa L-H (25 % en peso) (24,2 ml, 36,0 mmol). Después de agitarse a -78 °C durante 30 min, la reacción se interrumpió con agua y se dejó calentar a ta y se agitó durante una noche. Después de la separación de fases, la fase acuosa se extrajo con DCM (2x). Los extractos orgánicos combinados se lavaron con agua, después se secaron (Na2SO4), se filtraron y se concentraron para proporcionar el compuesto del título en forma de un sólido de color blanco (2,9 g, 64 %). EM (apci) m/z = 380,0 (M+H).
Etapa 5: Preparación de 6-(3-((ferc-butildimetilsilil)oxi)propil)-4-cloro-5-yodo-7-isopropil-7H-pirrolor2,3-dlpirimidina. A una solución de 3-(4-cloro-5-yodo-7-isopropil-7H-pirrolo[2,3-d]pirimidin-6-il)propan-1-ol (2,9 g, 7,6 mmol) en DMF (38 ml), se le añadieron imidazol (1,0 g, 15 mmol) y cloruro de ferc-butildimetilsililo (1,7 g, 11 mmol). Después de agitar a ta durante 1 h, la reacción se diluyó con EtOAc, se lavó con agua y salmuera, después se secó (Na2SO4), se filtró, se concentró y se purificó por cromatografía sobre sílice (EtOAc del 0 al 50 % en hexanos) para proporcionar el compuesto del título en forma de un aceite transparente (3,6 g, 95 %). EM (apci) m/z = 494,1 (M+H).
Etapa 6: Preparación de 6-(3-((ferc-butildimetilsilil)oxi)propil)-N-(2,4-dimetoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na. A una solución de 6-(3-((ferc-butildimetilsilil)oxi)propil)-4-cloro-5-yodo-7-isopropil-7H-pirrolo[2,3-d]pirimidina (1,53 g, 3,1 mmol) en DMSO (15,5 ml), se le añadió (2,4-dimetoxifenil)metanamina (1,16 ml, 7,74 mmol). La reacción se calentó a 60 °C y se agitó durante una noche. Después de enfriar a ta, la reacción se diluyó con EtOAc,
se lavó con agua y salmuera, después se secó (Na2SO4), se filtró, se concentró y se purificó por cromatografía sobre sílice (MTBE al 0-100 % en hexanos) para proporcionar el producto del título en forma de un aceite transparente (1,8 g, 92 %). EM (apci) m/z = 625,2 (M+H).
Intermedio P34

ácido______ 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1,2-alindolo-11-carboxílico
A una solución de 1-((2,4-dimetoxibencil)amino)-5-isopropil-5,6,7,8-tetrah¡drop¡nm¡do[5",4":4',5']p¡rrolo[3',2':3,4]azepino[1,2-a]¡ndolo-11-carbox¡lato de metilo (Ejemplo 86, Etapa 3) (458 mg, 0,85 mmol) en THF (17 ml) y MeOH (17 ml), se le añadió LiOH (2 M ac.) (4,2 ml, 8,4 mmol) a temperatura ambiente y se agitó durante una noche. La reacción se neutralizó con NH4Cl (ac.) sat. (20 ml) y se extrajo con DCM (3 * 50 ml) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron y se purificaron usando cromatografía sobre sílice (EtOAc al 0-100 % en hexanos seguido de MeOH al 0-10 % en EtOAc) para producir el producto del título (319 mg, 72 %). EM (apci) m/z = 526,2 (M+H).
Intermedio P35
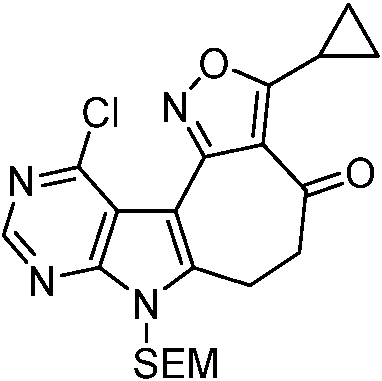
11-cloro-3-c¡cloprop¡l-7-((2-(tr¡met¡ls¡l¡l)etox¡)met¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4,51p¡rrolo[2.3-d1pirim¡d¡n-4(5H)-ona
Etapa 1: Preparación de 1-(3-(6-(bromometil)-4-cloro-7-((2-(trimetilsilil)etoxi)metil)-7H-pirrolo[2,3-d1pirimidin-5-il)-5-c¡cloprop¡lisoxazol-4-¡l)etan-1-ona. A una solución de 3-(4-cloro-6-metil-7-((2-(trimetilsilil)etoxi)metil)-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropil-4-yodoisoxazol (Intermedio P20) (2,9 g, 5,46 mmol) en THF (27 ml) enfriada a -78 °C, se le añadió gota a gota un complejo de cloruro de isopropilmagnesio cloruro de litio (1,3 M THF) (5,46 ml, 7,10 mmol), manteniendo una temperatura interna por debajo de -60 °C. Después de la adición, la agitación se continuó durante 20 min antes de introducir anhídrido acético (0,77 ml, 8,2 mmol) a -70 °C. La mezcla resultante se calentó a ta y se inactivó con NH4Cl sat. (50 ml) y agua (50 ml), después de lo cual se extrajo con EtOAc (100 ml). Los extractos orgánicos combinados se secaron (Na2SO4), y después, se filtraron a través de un lecho corto de celite, aclarándose el lecho con EtOAc al 50 % en hexanos (30 ml). El filtrado se concentró, se recogió en DCE (27 ml) y se trató con AIBN (90 mg, 0,55 mmol) y NBS (1,2 g, 6,74 mmol). La mezcla resultante se calentó a 80 °C durante 90 min. Después de enfriar a ta, la reacción se lavó con Na2S2O3 (ac. al 10 %), agua y salmuera, después se secó (Na2SO4), se filtró, se concentró y se purificó con cromatografía sobre sílice (EtOAc al 0-30 % en hexanos) para dar el compuesto del título en forma de un sólido de color blanco (1,38 g, 48 %). EM (apci) m/z = 525,1 (M+H).
Etapa 2: Preparación________ de________ 11-cloro-3-ciclopropil-7-((2-(trimetilsilil)etoxi)metil)-6,7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4(5H)-ona. A una solución de LHMDS (1 M THF) (5,90 ml, 5,90 mmol) en THF (22 ml) enfriada a -78 °C, se le añadió gota a gota a gota una solución de 1-(3-(6-(bromometil)-4-cloro-7-((2-(trimetilsilil)etoxi)metil)-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-il)etan-1-ona (1,15 g, 2,19 mmol) en THF (8 ml). La mezcla resultante se calentó lentamente a -40 °C durante 1 h, después a -20 °C
durante 30 min. Se inactivó con NH4CI (sat.) y agua, después se extrajo con EtOAc. Los extractos orgánicos combinados se secaron (Na2SO4), se filtraron, se concentraron y se purificaron con cromatografía sobre sílice (EtOAc al 0-40 % en hexanos) para dar el producto del título en forma de un sólido de color amarillento (0,53 g, 54 %). EM (apci) m/z = 445,2 (M+H).
Intermedio P36

11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4(5H)-ona
Una solución de 11-cloro-3-ciclopropil-7-((2-(trimetilsilil)etoxi)metil)-6,7-d¡h¡droisoxazolo[4",3":6',7']c¡clohepta[1',2':4,5]p¡rrolo[2,3-d]p¡r¡m¡d¡n-4(5H)-ona (Intermedio P35) (0,52 g, 1,2 mmol) en DCM (2,9 ml) y TFA (5,8 ml) se agitó a ta durante 2 h, después se concentró hasta casi sequedad. Se recogió en dioxano y se volvió a concentrar. El residuo se disolvió en 1,4-dioxano (5,8 ml), seguido de la adición de NH4OH (ac. al 28 %) (2,9 ml). La mezcla se concentró a casi sequedad y se trató con agua (15 ml), después se filtró al vacío, se aclaró el sólido con agua y hexanos, dando el producto del título en forma de un sólido de color amarillento después de secado al aire (0,37 g, 101 %). EM (apci) m/z = 315,1 (M+H).
Intermedio P37

3-c¡cloprop¡l-11-((2.4-d¡metox¡benc¡l)am¡no)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4,51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona
Una mezcla de 11-cloro-3-ciclopropil-6,7-dihidroisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (Intermedio P36) (158 mg, 0,50 mmol), 2,4-dimetoxibencilamina (302 pl, 2,0 mmol) y DMA (2,5 ml) se agitó a 75 °C durante 1 h. Después de enfriarse a ta, la reacción se interrumpió con agua (10 ml) y ácido cítrico (ac. al 10 %) (2 ml), después se filtró, aclarándose el sólido recogido con agua (2 ml) y hexanos (2 ml). Además, el sólido se trituró con ayuda de sonicación en una mezcla de agua (10 ml) y ácido cítrico (ac. al 10 %) (1 ml). La suspensión resultante se filtró, se aclaró con agua y se secó para proporcionar el producto del título en forma de un sólido de color amarillento (190 mg, 85 %). EM (apci) m/z = 446,2 (M+H).
Intermedio P38

4-Cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2,3-d1p¡r¡m¡d¡n-5-carbaldehído
Etapa 1: Preparación de 4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na. A una solución de 2-(4.6-d¡clorop¡r¡m¡d¡n-5-¡l)acetaldehído (5.0 g. 26.2 mmol) en 2-metox¡etan-1-ol (26 ml) en un rec¡p¡ente de pres¡ón, se le añad¡ó DIEA (22.8 ml. 131 mmol) y clorh¡drato de 1-met¡lc¡clopropan-1-am¡na (3.1 g. 28.8 mmol). La reacc¡ón se cerró hermét¡camente y se ag¡tó a 70 °C durante una noche. Después de enfr¡ar a ta. la reacc¡ón se d¡luyó con agua y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (EtoAc al 5-40 % en hexanos) para proporc¡onar el compuesto del título (4.6 g. 84 %). Em (apc¡) m/z = 208.1 (M+H).
Etapa 2: Preparac¡ón de 4-cloro-5-yodo-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na. A una soluc¡ón de 4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na (4.6 g. 22.1 mmol) en DMF (55 ml). se le añad¡ó 1-yodop¡rrol¡d¡n-2.5-d¡ona (5.97 g. 26.5 mmol). La reacc¡ón se cubr¡ó con papel de alum¡n¡o y se ag¡tó a ta durante 3 h. Después se d¡luyó con t¡osulfato sód¡co (ac.) sat. y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 1-10 % en DCM) para proporc¡onar el compuesto del título (5.79 g. 78.5 %). EM (apc¡) m/z = 334.0 (M+H).
Etapa 3: Preparac¡ón de 4-cloro-7-(1-met¡lc¡cloprop¡l)-5-v¡n¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na. Una soluc¡ón de 4-cloro-5-yodo-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na (5.76 g. 17.3 mmol). 4.4.5.5-tetramet¡l-2-v¡n¡l-1.3.2-d¡oxaborolano (3.08 ml. 18.1 mmol). Pd(Pph3)4 (1.20 g. 1.04 mmol) y fosfato potás¡co (2 N. ac.) (34.5 ml. 69.1 mmol) en 1.4-d¡oxano (57.6 ml) se roc¡ó con argón y se calentó en atmósfera de N2 a 90 °C durante 3 h. Después de enfr¡ar a ta. la reacc¡ón se d¡luyó con NaHCO3 (ac.) sat. y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 1-5 % en DCM) para proporc¡onar el compuesto del título (4.0 g. 99 %). EM (apc¡) m/z = 234.1 (M+H).
Etapa 4: Preparac¡ón de 4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-carbaldehído. A una soluc¡ón de 4-cloro-7-(1-met¡lc¡cloprop¡l)-5-v¡n¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡na (4.0 g. 17.1 mmol) en THF (86 ml) y agua (34 ml) enfr¡ada a 0 °C. se le añad¡eron N-óx¡do de 4-met¡lmorfol¡na (2.0 g. 17.1 mmol) y OsO4 (4 %) (10.9 ml. 1.71 mmol). Después de 1 h de ag¡tac¡ón a 0 °C. se ¡ntrodujo peryodato sód¡co (7.322 g. 34.23 mmol) y la ag¡tac¡ón se cont¡nuó durante 2 h. La reacc¡ón después se d¡luyó con t¡osulfato sód¡co (ac.) sat. y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 1-10 % en DCM) para proporc¡onar el producto del título (2.6 g. 65 %). EM (apc¡) m/z = 236.0 (M+H).
Intermedio P39

3-(4-Cloro-6-met¡l-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol
Etapa 1: Preparac¡ón de (E)-4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-carbaldehído ox¡ma. A una soluc¡ón de 4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-carbaldehído (Intermedio P38) (2.63 g. 11.16 mmol) en etanol (37.2 ml). se le añad¡ó h¡drox¡lam¡na (50 %) (0.72 ml. 11.72 mmol) a 0 °C. La mezcla de reacc¡ón se dejó calentar a ta y se ag¡tó durante 90 m¡n. antes de d¡lu¡rse con agua y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se concentraron para proporc¡onar el compuesto del título. que se usó d¡rectamente en la etapa s¡gu¡ente supon¡endo rend¡m¡ento cuant¡tat¡vo. Em (apc¡) m/z = 251.1 (M+H).
Etapa 2: Preparac¡ón de 3-(4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol. A una soluc¡ón de (E)-4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-carbaldehído ox¡ma (2.8 g. 11.2 mmol). h¡drogenocarbonato potás¡co (1.45 g. 14.5 mmol) y 1-clorop¡rrol¡d¡n-2.5-d¡ona (1.64 g. 12.3 mmol) en DMF (55.8 ml). se le añad¡ó et¡n¡lc¡clopropano (2.84 ml. 33.5 mmol) a ta. La mezcla de reacc¡ón se ag¡tó durante la noche. después de lo cual se d¡luyó con t¡osulfato sód¡co (ac.) sat. y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 1-7 % en DCM) para proporc¡onar el compuesto del título (3.14 g. 89 %). EM (apc¡) m/z = 315.1 (M+H).
Etapa 3: Preparac¡ón de 3-(4-cloro-6-met¡l-7-(1-met¡lc¡cprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol. A una soluc¡ón de 3-(4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol (3.14 g. 9.98 mmol) en THF (50 ml) enfr¡ada a -78 °C. se le añad¡ó d¡¡soprop¡lam¡da de l¡t¡o (1.96 M. THF) (8.1 ml. 16.0 mmol). segu¡do de la ad¡c¡ón gota a gota de yodometano (2.48 ml. 39.9 mmol). La reacc¡ón se ag¡tó a -78 °C durante 20 m¡n y después
se interrumpió con NH4CI (ac.) sat. La reacción se diluyó con NaHCO3 (ac.) sat. y se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 5-40 % en hexanos) para proporcionar el producto del título (1,99 g, 61 %). EM (apci) m/z = 329,1 (M+H).
Intermedio P40

11-Cloro-3-c¡cloprop¡l-7-(1-met¡lc¡cloprop¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4(5H)-ona
Etapa 1: Preparación de 3-(4-cloro-6-met¡l-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolor2.3-d1p¡rim¡d¡n-5-¡l)-5-c¡cloprop¡l-4-yodoisoxazol. Una solución de 3-(4-cloro-6-metil-7-(1-metilciclopropil)-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol (Intermedio P39) (1.99 g. 6.05 mmol). 1-yodopirrolidin-2.5-diona (2.04 g. 9.08 mmol) y ácido 2.2.2-trifluoroacético (1.40 ml. 18.2 mmol) en acetonitrilo (30 ml) se agitó durante 90 min. La reacción se diluyó con 1:1 de Na2S2O3(ac.) sat. y NaHCO3(ac.) sat.. después de lo cual se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-5 % en DCM) para proporcionar el compuesto del título (2.7 g. 98 %). EM (apci) m/z = 455.0 (M+H).
Etapa 2: Preparación de 1-(3-(4-cloro-6-met¡l-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-cicloprop¡l¡soxazol-4-¡l)etan-1-ona. A una solución de 3-(4-cloro-6-metil-7-(1-metilciclopropil)-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropil-4-yodoisoxazol (2.3 g. 5.0 mmol) en THF (25 ml) enfriada a 0 °C. se le añadieron cloruro de isopropilmagnesio (II) y litio (1.2 M THF) (5.5 ml. 6.6 mmol) y anhídrido acético (0.72 ml. 7.6 mmol). La reacción se dejó calentar a ta y se agitó durante 15 min. Después. se interrumpió con NH4Cl (ac.) sat.. después se diluyó con NaHCO3 (ac.) sat. y se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 5-100 % en hexanos) para proporcionar el compuesto del título (1.3 g. 70 %). EM (apci) m/z = 371.1 (M+H).
Etapa 3: Preparación de 1-(3-(6-(bromomet¡l)-4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2.3-d1p¡rim¡d¡n-5-¡l)-5-c¡cloprop¡lisoxazol-4-¡l)etan-1-ona. Una solución de 1-(3-(4-cloro-6-metil-7-(1-metilciclopropil)-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-il)etan-1-ona (1.45 g. 3.91 mmol). 1-bromopirrolidin-2.5-diona (0.84 g. 4.69 mmol) y (E)-2,2'-(d¡azene-1,2-d¡¡l)-b¡s(2-met¡lpropanon¡tr¡lo) (0.038 g.0.24 mmol) en 1.2-dicloroetano (20 ml) se calentó a 75 °C durante 90 min. La reacción se diluyó con Na2S2O3(ac.) sat.. se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 5-70 % en hexanos) para proporcionar el compuesto del título (1.30 g. 2.89 mmol. rendimiento del 74 %). EM (apci) m/z = 451.0 (M+H).
Etapa 4: Preparación__________ de__________ 11-cloro-3-ciclopropil-7-(1-metilciclopropil)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona. A una solución de 1-(3-(6-(bromomet¡l)-4-cloro-7-(1-met¡lc¡cloprop¡l)-7H-p¡rrolo[2,3-d]p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-¡l)etan-1-ona (1.32 g.
2.94 mmol) en THF (294 ml) enfriada a -78 °C. se le añadió LiHMDS (1 M THF) (5.88 ml. 5.88 mmol). La reacción se calentó a -40 °C y se agitó durante 1 h. Después. la reacción se interrumpió con NH4Cl sat.. después se diluyó con NaHCO3 (ac.) sat. y se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron primero por cromatografía sobre sílice (EtOAc al 5-80 % en hexanos). seguido de cromatografía de fase inversa (MeCN del 5 al 95 % en agua con TFA al 0.1 %). Las fracciones de producto combinadas se diluyeron con NaHCO3 (ac.) sat. y se extrajeron con DCM. Los extractos orgánicos combinados se secaron (Na2SO4). se filtraron y se concentraron para proporcionar el producto del título (0.48 g. 45 %). EM (apci) m/z = 369.1 (M+H).
Intermedio R1
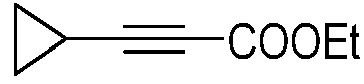
3-Ciclopropilpropiolato de etilo
Una solución de etinilciclopropano (0.78 g. 11.8 mmol) en THF (8 ml) se roció con Ar(g) y se enfrió a -78 °C. seguido de la adición gota a gota de n-BuLi (2.5 M en THF; 5.2 ml. 13.0 mmol). La mezcla se agitó durante 30 min a -78 °C y durante 45 min a -10 °C. Después. la mezcla de reacción se enfrió de nuevo a -78 °C antes de añadir gota a gota carbonocloridato de etilo (1.24 ml. 13.0 mmol). La mezcla resultante se dejó calentar a TA. después se agitó durante
una noche antes de repartir entre EtOAc y NH4Cl(ac.) saturado. Después de la separación de fases, la capa orgánica se lavó con agua, después se secó sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (1,6 g, rendimiento del 98 %). EM (apci) m/z = 139,1 (M+H).
Intermedio R2

2-Bromo-5-(2-cicloprop¡lacetam¡do)benzoato de metilo
A una mezcla de 5-amino-2-bromobenzoato de metilo (1,0 g, 4,3 mmol), ácido ciclopropilacético (0,48 ml, 5,2 mmol) y HATU (4,9 g, 13,0 mmol) en DCM (22 ml), se le añadió DIEA (3,8 ml, 21,7 mmol) a TA y la mezcla de reacción se agitó durante una noche. La reacción se concentró y se purificó por cromatografía sobre sílice (acetona al 0-100 % en DCM) para proporcionar el producto del título (1,36 g, 100 %). EM (apci) m/z = 312,0 (M+H).
Intermedio R3

2-Bromo-5-(3-c¡cloprop¡lure¡do)benzoato de metilo
A una solución de trifosgeno (297 mg, 1,0 mmol) en DCM (15 ml) se le añadió una solución de 5-amino-2-bromobenzoato de metilo (576 mg, 2,5 mmol) y DIEA (2,2 ml, 12,5 mmol) en DCM (10 ml) a 0 °C. Después de 1 h agitación, se introdujo ciclopropilamina (208 pl, 3,0 mmol) y la reacción se calentó a TA, después se agitó durante 16 h. La mezcla de reacción se diluyó con NaHCO3 sat. y se extrajo con DCM (2x). Los extractos orgánicos combinados se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (acetona del 5 al 95 % en hexanos) para proporcionar el producto del título (702 mg, 90 %). RMN 1H (d6-DMSO) 68,65 (s a, 1H), 7,93 (m, 1H), 7,56 (d, 1H), 7,46 (m, 1H), 6,52 (s a, 1H), 3,84 (s, 3H), 2,53 (m, 1H), 0,63 (m, 2H), 0,41 (m, 2H).
Intermedio R4

trifluorometanosulfonato de (R)-1,1,1-trifluoropropan-2-ilo
A una solución de (R)-1,1,1-trifluoropropan-2-ol (90 mg, 0,79 mmol) piridina (67 pl, 0,83 mmol) en DCM (1,6 ml), se le añadió lentamente anhídrido tríflico (133 pl, 0,79 mmol) a 0 °C. La reacción se calentó lentamente a ta y se agitó durante 15 min, después de los cual se filtró. La torta de filtro se aclaró con DCM para producir el producto del título como una solución 0,4 M, que se usó directamente en la siguiente etapa suponiendo rendimiento cuantitativo.
Intermedio R5

trifluorometanosulfonato de (S)-1,1,1-trifluoropropan-2-ilo
El producto del título se preparó de un modo similar como se describe en el Intermedio R4, reemplazando (R)-1,1,1-trifluoropropan-2-ol con (S)-1,1,1-trifluoropropan-2-ol en su lugar.
Intermedio R6

trifluorometanosulfonato de 3.3-d¡fluoroc¡clobut¡lo
El producto del título se preparó de un modo similar como se describe en el Intermedio R4, reemplazando (R)-1,1,1-trifluoropropan-2-ol con 3,3-difluorociclobutan-1-ol en su lugar.
Preparación de Ejemplos sintéticos
Ejemplo 1

11-am¡no-3-c¡cloprop¡l-5-et¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo^4.3-c1p¡r¡m¡do^5'.4':4.51p¡rrolô 3.2-e1azep¡n-4(5H)-ona
Etapa 1: Preparación de 3-c¡cloprop¡l-11-((2.4-d¡metox¡benc¡l)am¡no)-5-et¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c lpm m ido^ '^ '^^ lp irro lo ^^-e lazep in^^H V ona . Una mezcla de 5-ciclopropil-3-(4-((2,4-dimetoxiben-zil)amino)-7-isopropil-6-(((metilsulfonil)oxi)metil)-7H-pirrolo[2,3-d]pirimidin-5-il)isoxazol-4-carboxilato de etilo (Intermedio P5; 27 mg, 0,044 mmol) y DIEA (15,3 pl, 0,0880 mmol) en DMF (440 pl) se trató con etilamina (2 M en THF; 110 pl, 0,22 mmol). La mezcla resultante se agitó durante 2 h a TA y después durante una noche a 90 °C. Después de enfriar a TA, la mezcla de reacción se repartió entre DCM y agua. Los extractos orgánicos se lavaron sucesivamente con agua (2x) y salmuera, después se secó sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (22 mg, rendimiento del 97 %). EM (apci) m/z = 517,2 (M+H).
Etapa 2: Preparación______ de______ 11-amino-3-ciclopropil-5-etil-7-isopropil-6,7-dihidroisoxazolo[4,3-c lpm m ido^ '^ '^^ lp irro lo ^^-e lazep in^^H V ona . Una solución de 3-ciclopropil-11-((2,4-dimetoxibencil)amino)-5-etil-7-isopropil-6,7-dihidroisoxazolo[4,3-c]pirimido[5',4':4,5]pirrolo[3,2-e]azepin-4(5H)-ona (22 mg, 0,043 mmol) en TFA (1 ml, 12,9 mmol) y DCM (1 ml) se agitó durante 1 h a t A. Posteriormente, la mezcla se concentró al vacío, después se repartió entre DCM y NaHCO3(ac.) saturado. Después de la fase de separación, los extractos orgánicos se lavaron con salmuera, se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (DCM al 1-10 %:MeOH como gradiente de elución) para proporcionar el compuesto del título (3,5 mg, rendimiento del 22 %). EM (apci) m/z = 367,2 (M+H).
Los compuestos en la siguiente Tabla se prepararon usando un procedimiento en dos etapas similar como el descrito para la síntesis de 11-amino-3-ciclopropil-5-etil-7-isopropil-6,7-dihidroisoxazolo[4,3-c]pirimido[5',4':4,5]pirrolo[3,2-e]azepin-4(5H)-ona (Ejemplo 1), reemplazando etilamina con la amina apropiada en la Etapa 1, seguido de la retirada del grupo o grupos de protección con el reactivo o reactivos apropiados. Las reacciones se controlaron mediante CLEM y los productos se purificaron por cromatografía usando los eluyentes apropiados.
Tabla A

continuación

Ejemplo 10

11-am¡no-5-(3-clorofenet¡l)-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona
El compuesto del título se preparó de un modo s¡m¡lar al descr¡to en la síntes¡s de 11-am¡no-3-c¡cloprop¡l-5-et¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3,2-e1azep¡n-4(5H)-ona (Ejemplo 1), reemplazando 5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((met¡lsulfon¡l)ox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡soxazol-4-carbox¡lato de et¡lo (Intermedio P5) con 5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((met¡lsulfon¡l)ox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡soxazol-4-carbox¡lato de met¡lo (Intermedio P6), y et¡lam¡na con 2-(3-clorofen¡l)etan-1-am¡na en la etapa 1 en su lugar. EM (apc¡) m/z = 477.2 (M+H).
Los compuestos en la s¡gu¡ente Tabla se prepararon de un modo s¡m¡lar al descr¡to para la síntes¡s de 11-am¡no-5-(3-clorofenet¡l)-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona (Ejemplo 10), reemplazando 2-(3-clorofen¡l)etan-1-am¡na con la am¡na aprop¡ada en la Etapa 1.
Tabla B

continuación

Ejemplo 18

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-(1-met¡l-1H-p¡razol-4-¡l)-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azepin-4(5H)-ona
Etapa 1: Preparac¡ón de 5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((1-met¡l-1H-p¡razol-4-¡l)am¡no)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡soxazol-4-carbox¡lato de et¡lo. Una mezcla de et¡l. A una soluc¡ón de 5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((met¡lsulfon¡l)ox¡)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡soxazol-4-carbox¡lato de et¡lo (Intermedio P5; 32 mg. 0.052 mmol) en DMF (0.6 ml). se le añad¡ó 1-met¡l-1H-p¡razol-4-am¡na (25.3 mg. 0.26 mmol) segu¡do de DIEA (19.1 pl. 0.110 mmol) y se ag¡tó durante una noche a TA. después a 90 °C durante 18 h. Después de enfr¡ar a TA. la reacc¡ón se repart¡ó entre agua y DCM. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 0-4 % en DCM) para proporc¡onar el producto del título (15 mg. rend¡m¡ento del 47 %). EM (apc¡) m/z = 615.3 (M+H).
Etapa 2: Preparac¡ón de 3-c¡cloprop¡l-11-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-5-(1-met¡l-1H-p¡razol-4-¡l)-6.7-d¡h¡dro¡soxazolo)[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo)3.2-e1azep¡n-4(5H)-ona. A 5-c¡cloprop¡l-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-6-(((1-met¡l-1H-p¡razol-4-¡l)am¡no)met¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)¡soxazol-4-carbox¡lato de et¡lo (15 mg. 0.024 mmol) en MeOH (0.25 ml). se le añad¡ó L¡o H (2 M. ac.) (61 pl. 0.12 mmol) y se ag¡tó durante 2 h. La reacc¡ón se repart¡ó entre agua y DCM. Después de la separac¡ón de fase y la extracc¡ón del acuoso con DCM (2x). los extractos orgán¡cos comb¡nados se concentraron para dar el producto del título (12 mg. rend¡m¡ento del 86 %). EM (apc¡) m/z = 569.2 (M+H). Etapa 3: Preparac¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-(1-met¡l-1H-p¡razol-4-¡l)-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona. A una soluc¡ón de 3-c¡cloprop¡l-11-((2.4-d¡metox¡ben-z¡l)am¡no)-7-¡soprop¡l-5-(1-met¡l-1H-p¡razol-4-¡l)-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona (12 mg. 0.021 mmol) en DCM (0.5 ml). se le añad¡eron tr¡et¡ls¡lano (0.034 ml. 0.21 mmol) y ác¡do 2.2.2-tr¡fluoroacét¡co (0.5 ml. 0.021 mmol) y se ag¡tó durante una noche. Después. la mezcla de reacc¡ón se concentró y se repart¡ó entre DCM y NaHCO3(ac.) sat. Después de la separac¡ón de fase y la extracc¡ón del acuoso con DCM (2*). los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 0-5 % en DCM) para proporc¡onar el producto del título (7 mg. rend¡m¡ento del 79 %) EM (apc¡) m/z = 419.2 (M+H).
Ejemplo 19

2.2.2-trifluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona
Etapa 1: Preparac¡ón de 3-(4-cloro-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo. Una soluc¡ón fría (0 °C) de 3-(6-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo (Intermedio P4; 120 mg. 0.231 mmol) y ác¡do acét¡co (14.7 M; 13.9 |jl. 0.243 mmol) en THF (2.31 ml) se trató con TBa F (1.0 M en THF; 243 jl. 0.243 mmol). La soluc¡ón resultante se ag¡tó durante 4 h a TA. después de lo cual la mezcla se repart¡ó entre DCM y NaHCO3(ac.) saturado. Después de la fase de separac¡ón. los extractos orgán¡cos se lavaron con salmuera. se secaron sobre Na2SO4(s) anh¡dro. se f¡ltraron y se concentraron al vacío para proporc¡onar el compuesto del título (93 mg. rend¡m¡ento del 99 %). EM (apc¡) m/z = 405.1 (M+H).
Etapa 2: Preparac¡ón de 3-(6-(az¡domet¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolor2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo. Una soluc¡ón de 3-(4-cloro-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo (30 mg. 0.074 mmol) en tolueno (741 j l) se trató secuenc¡almente con d¡fen¡lfosfor¡l az¡da (32 jl. 0.15 mmol) y DBU (22 jl. 0.15 mmol). después se ag¡tó durante 20 h a TA. Poster¡ormente. la mezcla de reacc¡ón se d¡luyó con EtOAc. y se lavó con agua. Después. los extractos orgán¡cos se secaron sobre Na2SO4(s) anh¡dro. se f¡ltraron y se concentraron al vacío. El res¡duo en bruto se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-50 % en hexanos) para proporc¡onar el compuesto del título (20 mg. rend¡m¡ento del 63 %). EM (apc¡) m/z = 430.1 (M+H).
Etapa 3: Preparac¡ón de 3-(6-(am¡nomet¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolor2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo. Una soluc¡ón de 3-(6-(az¡domet¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo (20 mg. 0.047 mmol) en THF (931 j l) y agua (93 jl). se trató con PPh3 (24 mg. 0.093 mmol). La soluc¡ón resultante se ag¡tó durante 1 h a TA antes de ¡ntroduc¡r THF ad¡c¡onal (500 j l) y agua (500 jl). Después de ag¡tar durante un ad¡c¡onal de 2 h a TA. la soluc¡ón se concentró al vacío para proporc¡onar el compuesto del título (19 mg. rend¡m¡ento cuant¡tat¡vo). EM (apc¡) m/z = 404.2 (M+H).
Etapa 4: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona. En un tubo cerrado hermét¡camente. una mezcla de 3-(6-(am¡nomet¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de et¡lo (19 mg.
0.047 mmol). NH4OH (28-30 %) (2 ml) y 1.4-d¡oxano (1 ml) se ag¡tó durante 2 h a 80 °C y después durante 2 h a 100 °C. Después de enfr¡ar a TA. la soluc¡ón se concentró al vacío. El res¡duo en bruto se pur¡f¡có por C18 cromatografía de fase ¡nversa (ACN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el compuesto del título en forma de la sal TFA (10 mg. rend¡m¡ento del 47 %). EM (apc¡) m/z = 339.2 (M+H).
Ejemplo 20

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo)[3.2-e1azep¡n-4(5H)-ona
Método A:
El producto del título se preparó med¡ante un modo s¡m¡lar al descr¡to para la síntes¡s de 11-am¡no-3-c¡cloprop¡l-5-et¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona (Ejemplo 1). reemplazando
etilamina con metil amina en la Etapa 1 en su lugar. EM (apci) m/z = 353,1 (M+H).
Método B:
Una suspensión de 2,2,2-trifluoroacetato de 11-amino-3-ciclopropil-7-isopropil-6,7-dihidroisoxazolo[4,3-c]pirimido[5',4':4,5]pirrolo[3,2-e]azepin-4(5H)-ona (Ejemplo 19; 15 mg, 0,033 mmol) en d Mf (554 j l ) se trató con una dispersión de NaH al 60 % en peso en aceite mineral (2,1 mg, 0,053 mmol) y se agitó durante 10 min a TA. La solución resultante se enfrió a 0 °C, después se trató con yodometano (3,3 j l, 0,053 mmol), y se agitó durante 1 h a 0 °C. Después de dejarse calentar a TA, la mezcla de reacción se purificó directamente por cromatografía de fase inversa C18 (ACN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el compuesto del título en forma de la sal TFA. Después, la sal TFA se disolvió en MeOH (500 j l) y se trató con NaHCO3(ac.) saturado (100 j l) y agua (2 ml). La mezcla resultante se concentró al vacío a aproximadamente la mitad del volumen original (1,5 ml). Se dejó sedimentar la suspensión resultante y se canuló el sobrenadante del precipitado sólido. Después, los sólidos se secaron al vacío para proporcionar el compuesto del título (4 mg, rendimiento del 34 %). EM (apci) m/z = 353,1 (M+H).
Ejemplo 21

2,2,2-trifluoroacetato de 4,4-dióxido de 11-amino-3-ciclopropil-7-isopropil-6.7-dihidro-5H-isoxazolor3.4-f1p¡r¡m¡do[5'.4':4,51p¡rrolo[2.3-d1[1.21t¡azep¡na
Etapa 1: Preparación de ((3-(4-cloro-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-cicloprop¡l¡soxazol-4-¡l)sulfonil)carbamato de metilo. sal de tetrabutilamonio. Una solución fría (-78 °C) de 3-(6-(((tercbutildimetilsilil)oxi)metil)-4-cloro-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropil-4-yodoisoxazol (Intermedio P2; 387 mg, 0,675 mmol) en THF (3,38 ml) se trató con n-BuLi (2,5 M en THF; 324 jl, 0,811 mmol) y se agitó durante 10 min a -78 °C. Después, la solución resultante de color rojo-naranja se trató con reactivo de Burgess (145 mg, 0,608 mmol) y la solución se dejó calentar a -30 °C durante un periodo de 1 h. Posteriormente, la mezcla se inactivó con NH4Cl(ac.) saturado y agua. Después de dejarse calentar a TA, la mezcla inactiva se extrajo con EtOAc. Los extractos orgánicos combinados se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. Después, el residuo espumoso resultante se disolvió en THF (6,5 ml) y se trató con TBAF (1,0 M en THF; 878 jl, 0,878 mmol). Después de agitar durante 15 min a TA, la mezcla de reacción se diluyó con EtOAc, y se lavó con agua. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos seguido de MeOH al 0-10 % en DCM) para proporcionar el compuesto del título como la sal de tetrabutilamonio (67 mg, rendimiento del 21 %). EM (apci) m/z = 470,1 (M+H). Etapa 2: Preparación de 2,2.2-trifluoroacetato de 4,4-dióxido de 11-amino-3-ciclopropil-7-isopropil-6,7-dihidro-5H-¡soxazolo[3.4-f1p¡r¡m¡do[5'.4':4,51p¡rrolor[2.3-d1[1.21t¡azep¡na. Una solución de ((3-(4-cloro-6-(hidroximetil)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-il)sulfonil)carbamato de metilo, sal de tetrabutilamonio (48 mg, 0,067 mmol) en DCM (2,0 ml) se trató secuencialmente con MsCl (23,9 jl, 0,306 mmol) y DIPEA (89,2 jl, 0,511 mmol), después se agitó durante ~15 h a TA. Después, la mezcla de reacción se concentró al vacío. El residuo resultante se disolvió en 1,4-dioxano (1,0 ml) y NH4OH(ac.) (28-30 %) (511 jl). La mezcla resultante se transfirió a un tubo cerrado herméticamente y se agitó durante 30 min a 80 °C. Después de enfriar a TA, la solución resultante se concentró al vacío. El residuo en bruto se purificó por cromatografía de fase inversa C18 (ACN al 0-95 % en agua con TFA al 0,1 %). Las fracciones deseadas se combinaron y se concentraron al vacío a aproximadamente 5 ml, punto en el que precipitó un sólido de la solución. Los sólidos se recogieron por filtración y después se secaron al vacío para proporcionar el compuesto del título en forma de la sal TFA (23,5 mg, rendimiento del 71 %). EM (apci) m/z = 375,2 (M+H).
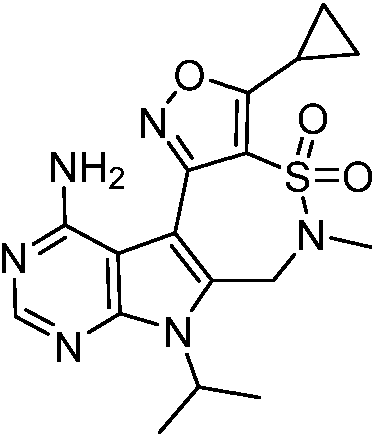
4,4-dióxido de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡¡-5-met¡l-6.7-d¡h¡dro-5H-¡soxazolo[3.4-f1p¡r¡mido[5'.4':4.51p¡rrolo[2.3-d1[1.21tiazepina
Una suspensión de 2.2.2-trifluoroacetato de 4.4-dióxido de 11-amino-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro-5H-isoxazolo[3.4-f1p¡r¡m¡do[5'.4':4.51p¡rrolo[2.3-d1[1.21tiazep¡na (Ejemplo 21; 11 mg. 0.0225 mmol) en DMF (322 pl) se trató con una dispersión de NaH al 60 % en peso en aceite mineral (1.98 mg. 0.0496 mmol) y se agitó durante 10 min a TA. La solución resultante se enfrió a 0 °C. después se trató con yodometano (1.55 pl. 0.0248 mmol) y se dejó calentar a TA. Después de agitar durante 1 h a TA. la mezcla resultante se purificó directamente por cromatografía de fase inversa c18 (ACN al 0-95 % en agua con TFA al 0.1 %) para proporcionar el compuesto del título en forma de la sal TFA. Después. la sal TFA se disolvió en MeOH y la solución se pasó a través de una resina básica. PL-HCO3 MP. tapón de filtro. El filtrado se concentró al vacío para proporcionar el compuesto del título (1.5 mg. rendimiento del 17 %). EM (apci) m/z = 389.3 (M+H).
Ejemplo 23

2.2.2-trifluoroacetato______ de______ 4.4-dióxido______ de______ 11-am¡no-3-c¡clopropil-7-¡soprop¡l-6.7-d¡h¡dro-5H-¡soxazolo[4".3":2'.3'1t¡ep¡no[4'.5':4.51p¡rrolo[2.3-d1pir¡m¡d¡na
Etapa 1: Preparación de 3-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡din-5-¡l)-5-c¡clopropil-4-(met¡lsulfon¡l)¡soxazol. Una solución fría (-78 °C) de 3-(6-(((ferc-but¡ld¡metils¡l¡l)ox¡)met¡l)-4-cloro-7-¡soprop¡l-7H-pirrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l-4-yodo¡soxazol (Intermedio P2; 130 mg. 0.227 mmol) en THF (1.51 ml) se trató con n-BuL¡ (2.5 M en THF; 127 pl. 0.318 mmol) y se agitó durante 15 min a -78 °C. Después. la solución resultante de color amarillo-naranja se trató con DMDS (40.3 pl. 0.454 mmol) y la solución resultante se dejó calentar a -30 °C durante un periodo de 1 h. Posteriormente. la mezcla se inactivó con NH4Cl(ac.) saturado. Después de dejarse calentar a TA. la mezcla inactiva se extrajo con EtOAc. Los extractos orgánicos combinados se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío. Después. el residuo resultante se disolvió en DCM (2.27 ml). La solución se enfrió a 0 °C y se trató con mCPBA (70 % en peso; 117 mg. 0.476 mmol). Después de la agitación durante una noche a 0 °C. se introdujo mCPBA adicional (70 % en peso; 27.9 mg. 0.113 mmol) se introdujo y se reanudó la agitación durante otra 1.5 h a 0 °C. La reacción se interrumpió con Na2S2O3(ac.) al 10 % (2 ml) y NaHCO3(ac.) saturado (5 ml) y se extrajo con DCM. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos) para proporcionar el compuesto del título (72 mg. rendimiento del 60 %). EM (apci) m/z = 525.2 (M+H).
Etapa 2: Preparación de 3-(6-(bromomet¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡mid¡n-5-¡l)-5-c¡cloprop¡l-4-(metilsulfon¡l)¡soxazol. Una solución de 3-(6-(((ferc-but¡ld¡met¡ls¡l¡l)oxi)met¡l)-4-cloro-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡rim¡d¡n-5-¡l)-5-c¡cloprop¡l-4-(met¡lsulfon¡l)¡soxazol (65 mg. 0.12 mmol) en THF (1.2 ml) se trató con TBAF (1.0 M THF) (186 pl. 0.19 mmol) y se agitó durante 15 min a TA. Después. la mezcla de reacción se diluyó con EtOAc y se lavó con agua. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío. El residuo se disolvió en DCM (1.2 ml) y se trató con PBr3 (97.4 mg. 0.36 mmol). La mezcla de reacción se agitó durante 1 h a TA. antes de inactivarse con NaHCO3(ac.) saturado. La mezcla inactiva se extrajo con DCM. y los extractos orgánicos se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 0-30 % en hexanos) para proporcionar el compuesto del título (50 mg. rendimiento del 85 %). EM (apci) m/z = 473.0 (M+H).
Etapa 3: Preparación de 4,4-dióxido de 11-cloro-3-ciclopropil-7-isopropil-6.7-dihidro-5H-isoxazolo[4".3":2'.3'1tiepino[4'.5':4.51pirrolo[2.3-d1pirimidina. Una solución fría (-78 °C) de 3-(6-(bromometil)-4-cloro-7-isopropil-7H-pirrolo[2.3-d]pirimidin-5-il)-5-ciclopropil-4-(metilsulfonil)isoxazol (50 mg. 0.11 mmol) en THF (2.1 ml) se trató con LiHMDS (1 M en THF; 317 pl. 0.32 mmol). La solución resultante de color azul se agitó durante 1 h a -78 °C. antes la mezcla se inactivó con NH4Cl(ac.) saturado y agua. Después de dejarse calentar a TA. la mezcla inactiva se extrajo con EtOAc. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío para proporcionar el compuesto del título (43 mg. rendimiento cuantitativo). EM (apci) m/z = 393.0 (M+H).
Etapa 4: Preparación de 2.2.2-trifluoroacetato de 4.4-dióxido de 11-amino-3-ciclopropil-7-isopropil-6.7-dihidro-5H-¡soxazolo[4".3":2'.3'1t¡ep¡no[4'.5':4.51p¡rrolo[2.3-d1p¡rim¡d¡na. En un tubo cerrado herméticamente. una solución de 4.4-dióxido de 11-cloro-3-ciclopropil-7-isopropil-6.7-dihidro-5H-isoxazolo[4".3":2'.3'1tiepino[4'.5':4.51pirrolo[2.3-d1pirimidina (43 mg. 0.11 mmol) en 1.4-dioxano (1.1 ml) y NH4OH(ac.) (28-30 %) (1.1 ml) se agitó durante 45 min a 100 °C. Después de enfriar a TA. la solución resultante se concentró al vacío. El residuo en bruto se purificó por C18 cromatografía de fase inversa (ACN al 0-95 % en agua con TFA al 0.1 %) para proporcionar el compuesto del título en forma de la sal TFA (8 mg. rendimiento del 15 %). EM (apci) m/z = 374.3 (M+H).
Ejemplo 24

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro-4H-¡soxazolo[3".4":5'.6'1oxep¡no[4'.3':4.51p¡rrolo[2.3-d1pir¡m¡d¡n-4-ona
Etapa 1: Preparación de 3-(6-(((terc-butildimetilsilil)oxi)metil)-4-((2.4-dimetoxibencil)amino)-7-isopropil-7H-pirrolor[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡clopropil¡soxazol-4-carbox¡lato de metilo. Una solución de 3-(6-(((terc-butildimetilsilil)oxi)metil)-4-cloro-7-isopropil-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de metilo (Intermedio P3; 279 mg.
0.552 mmol) y (2.4-dimetoxifenil)metanamina (207.5 pl. 1.381 mmol) en DMSO (3.683 ml) se agitó durante una noche a 60 °C. Después del enfriamiento a TA. la mezcla de reacción se diluyó con EtOAc. después se lavó sucesivamente con agua (4x) y salmuera. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío para proporcionar el compuesto del título (351 mg. rendimiento del 100 %). EM (apci) m/z = 636.3 (M+H).
Etapa 2: Preparación_____ de_____ 3-ciclopropil-11-((2.4-dimetoxibencil)amino)-7-isopropil-6.7-dihidro-4H-¡soxazolo[3".4":5'.6'1oxep¡no[4'.3':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ona. Una solución de 3-(6-(((tercbutildimetilsilil)oxi)metil)-4-((2.4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de metilo (351 mg. 0.552 mmol) en Th F (3.68 ml) se trató con TBa F (1 M en THF; 607 pl. 0.607 mmol) y se agitó durante 2 h a TA. Después. la mezcla de reacción se diluyó con EtOAc y se extrajo sucesivamente con agua y salmuera. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (EtOAc al 10-90 % en hexanos) para proporcionar el compuesto del título (140 mg. rendimiento del 52 %). EM (apci) m/z = 490.2 (M+H).
Etapa 3: 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro-4H-¡soxazolo[3".4":5'.6'1oxep¡no[4'.3':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ona. Una mezcla de 3-ciclopropil-11-((2.4-dimetoxibencil)amino)-7-isopropil-6.7-dihidro-4H-isoxazolo[3".4":5'.6'1oxepino[4'.3':4.51pirrolo[2.3-d1pirimidin-4-ona (54 mg. 0.11 mmol) y trietilsilano (17.6 pl. 0.110 mmol) en TFA (1 ml) y DCM (1 ml) se agitó durante 1 h a TA. La mezcla resultante se concentró al vacío y el residuo se repartió entre DCM y NaHCO3(ac.) saturado. Después. lo extractos orgánicos se lavaron con salmuera. se secaron sobre Na2SO4(s) anhidro. se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (DCM al 1-10 %:MeOH) para proporcionar el compuesto del título (19.5 mg. rendimiento del 52 %). EM (apci) m/z = 340.1 (M+H).
Ejemplo 25

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1.2':4.51p¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona
Etapa 1: Preparac¡ón de (E)-3-(4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)acr¡lato de benc¡lo. Una soluc¡ón de 4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-carbaldehído (Intermedio P1; 100 mg. 0.302 mmol) en DCM (3.02 ml) se trató con (tr¡fen¡lfosforan¡l¡deno)acetato de benc¡lo (149 mg. 0.363 mmol) y se ag¡tó durante 1 h a TA. La soluc¡ón resultante se concentró al vacío, y el res¡duo se pur¡f¡có cromatografía sobre síl¡ce (EtOAc al 0-25 % en hexanos) para proporc¡onar el compuesto del título (137 g. rend¡m¡ento del 98 %). EM (apc¡) m/z = 463.1 (M+H).
Etapa 2: Preparac¡ón de ác¡do 3-(4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propano¡co. Una soluc¡ón de (E)-3-(4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)acr¡lato de benc¡lo (137 mg. 0.296 mmol) en EtOAc (2.96 ml). se añad¡ó Pd al 10 %/C (15.7 mg. 0.0148 mmol). La mezcla se ag¡tó en un globo de H2(g) durante 1 h a TA antes de la ¡ntroducc¡ón de EtOH (3 ml) y Pd ad¡c¡onal al 10 %/C (31.4 mg. 0.0296 mmol). La mezcla resultante se puso de nuevo en un globo de H2(g) y se ag¡tó durante un ad¡c¡onal de 1.5 h a TA. La mezcla se f¡ltró a través de un lecho corto de cel¡te. y el f¡ltrado se concentró al vacío para proporc¡onar el compuesto del título (100 mg). que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. EM (apc¡) m/z = 375.1 (M+H).
Etapa 3: Preparac¡ón de ác¡do 3-(4-am¡no-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propano¡co. Una soluc¡ón de ác¡do 3-(4-cloro-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propano¡co en bruto (100 mg. 0.267 mmol) y NH4OH(ac.) (28-30 %) (3 ml) en 1.4-d¡oxano (2 ml) se ag¡tó durante 16 h a 100 °C. Después de enfr¡ar a TA. la soluc¡ón se concentró al vacío para proporc¡onar una mezcla de producto que contenía el compuesto del título. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. Em (apc¡) m/z = 356.2 (M+H).
Etapa 4: Preparac¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona. Una soluc¡ón de la mezcla en bruto de la etapa prev¡a que contenía ác¡do 3-(4-am¡no-5-(5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propano¡co (17 mg. 0.048 mmol) en ác¡do pol¡fosfór¡co (PPA) (1 ml) se ag¡tó durante 1 h a 100 °C. Después de enfr¡ar a TA. la mezcla se neutral¡zó con NaHCO3(ac.) saturado y se extrajo con DCM (3*30 ml). Los extractos orgán¡cos comb¡nados se concentraron al vacío, y el res¡duo se pur¡f¡có por cromatografía sobre síl¡ce (MeOH al 0-10 %/DCM) para proporc¡onar el compuesto del título (7.4 mg. rend¡m¡ento del 45 %). EM (apc¡) m/z = 338.1 (M+H).
Ejemplo 26

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
Una soluc¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (Ejemplo 25; 7 mg. 0.02 mmol) en THF (200 pl) se trató con CeCb anh¡dro (26 mg. 0.11 mmol) a 0 °C. segu¡do de MeMgBr (1.4 M en tolueno/THF 75:25) (300 pl. 0.4 mmol). Después de ag¡tarse durante 1.5 h a 0 °C. la mezcla de reacc¡ón se enfr¡ó a -78 °C antes de ¡ntroduc¡r MeL¡ (1.6 M Et2O) (133 pl. 0.21 mmol). Después de ag¡tarse durante 1 h a -78 °C. la mezcla de reacc¡ón se ¡nact¡vó con MeOH. se dejó calentar a TA y después se repart¡ó
entre DCM y agua (5 ml cada uno). Después de la fase de separación, la fase acuosa se volvió a extraer con DCM adicional d Cm (2 * 5 ml). Los extractos de DCM se combinaron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (MeOH al 0-10 %/DCM) para proporcionar el compuesto del título (4,5 mg, rendimiento del 60 %). EM (apci) m/z = 354,2 (M+H).
Ejemplo 27

3-c¡cloprop¡l-7-¡soprop¡l-N4-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4,11-diamina
Una solución de 11-am¡no-3-c¡clopropil-7-¡soprop¡l-6,7-d¡h¡dro¡soxazolo[4",3":6',7]c¡clohepta[1',2':4,5]p¡rrolo[2,3-d]pir¡mid¡n-4(5H)-ona (Ejemplo 25; 10 mg, 0,03 mmol) en DCE (200 j l) se trató con metilamina (2 M THF) (74 jl, 0,15 mmol). La mezcla de reacción se agitó durante 30 min a TA y después, se trató con NaBH(OAc)3 (38 mg, 0,18 mmol). La mezcla resultante se agitó durante 45 min a TA, después durante una noche a 50 °C. Posteriormente, se introdujeron AcOH (10 gotas) y metilamina adicional (300 jl, 0,61 mmol) y la mezcla de reacción se agitó durante 30 min a 50 °C. La mezcla resultante se trató con NaBH(OAc)3 adicional (38 mg, 0,18 mmol). Esta mezcla se agitó durante una noche a 50 °C, después durante 2 días a 65 °C y finalmente durante 3 días a TA. Después, la reacción se concentró al vacío y se purificó por cromatografía sobre sílice (0-10 % MeOH/DCM) para proporcionar el compuesto del título (2,8 mg, rendimiento del 27 %). EM (apci) m/z = 353,2 (M+H).
Ejemplo 28

11-amino-3-ciclopropil-7-isopropil-4-(trifluorometil)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol
Una solución de 11-amino-3-ciclopropil-7-isopropil-6,7-dihidroisoxazolo[4",3":6',71ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (Ejemplo 25; 18 mg, 0,054 mmol) en THF (400 j l) se trató con TMSCF3 (50 jl, 0,33mmol) y CsF (4 mg, 0,027 mmol). La mezcla de reacción se agitó durante 1,5 h a TA y después se añadió HCl(ac.) (5 M; 542 jl, 2,71 mmol). La mezcla resultante se agitó durante 15 min a TA, después se neutralizó con NaHCO3(ac.) saturado (5 ml). La mezcla neutralizada se extrajo con DCM (3 * 5ml). Los extractos orgánicos se concentraron al vacío, y el residuo se purificó primero por cromatografía sobre sílice (MeOH al 0-10 %/DCM), después por cromatografía de fase inversa C18 (MeCN al 5-90 %/agua con TFA al 0,1 %) para proporcionar el compuesto del título en forma de la sal TFA. La sal TFA se disolvió en DCM (5 ml) y se extrajo con NaHCO3(ac.) saturado (5 ml). Después, la fase acuosa se volvió a extraer con DCM (2 * 5 ml). Los extractos de DCM se combinaron, se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (7 mg, rendimiento del 32 %). EM (apci) m/z = 408,1 (M+H).

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.5[p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol
Una soluc¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.71c¡clohepta[1'.2':4.51p¡rrolo[2.3-d]p¡r¡m¡d¡n-4(5H)-ona (Ejemplo 25; 18 mg. 0.055 mmol) en MeOH (600 j l) se trató con NaBH4 (6.19 mg. 0.164 mmol) y la mezcla resultante se ag¡tó durante 15 m¡n a TA. Después. la mezcla de reacc¡ón se concentró al vacío y el res¡duo se pur¡f¡có por cromatografía sobre síl¡ce (MeOH al 0-10 %/DCM) para proporc¡onar el compuesto del título (13.6 mg. rend¡m¡ento del 74 %). EM (apc¡) m/z = 340.2 (M+H).
Ejemplo 30

3- c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.71c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-11-am¡na
Etapa 1: Preparac¡ón__________de__________(E)-N'-(3-c¡cloprop¡l-4-h¡drox¡-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡dn-11-¡l)-N.N-d¡met¡lform¡m¡dam¡da. Una soluc¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta-[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4- ol (Ejemplo 29; 22.2 mg. 0.0654 mmol) en EtOH (300 j l) se trató con 1.1-d¡metox¡-N.N-d¡met¡lmet¡lam¡na (87.2 jl.
0.654 mmol) y ác¡do 2.2.2-tr¡fluoroacét¡co (1.5 j l. 0.02 mmol). después se ag¡tó durante 3 h a 65 °C. Después de enfr¡ar a TA. la mezcla de reacc¡ón se concentró al vacío para proporc¡onar el compuesto del título. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. supon¡endo un rend¡m¡ento cuant¡tat¡vo.
Etapa 2: Preparac¡ón de 3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-11-am¡na. Una soluc¡ón de (E)-N'-(3-c¡cloprop¡l-4-h¡drox¡-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-11-¡l)-N.N-d¡met¡lform¡m¡dam¡da en bruto (25 mg. 0.063 mmol) en DMF (300 j l) se trató con yodometano (39.5 jl. 0.634 mmol) y DIEA (277 jl. 1.58 mmol) y se ag¡tó durante 45 m¡n a TA. La mezcla de reacc¡ón se repart¡ó entre DCM (5 ml) y NaHCO3(ac.) saturado (5 ml). Después de la fase de separac¡ón. los extractos acuosos se volv¡eron a extraer con DCMDCM (2 * 5 ml). Los extractos de DCM se comb¡naron y se concentraron al vacío. El res¡duo en bruto se trató con HCl 4 N (1 ml) y se ag¡tó durante una noche a 65 °C. Después de enfr¡ar a TA. la mezcla de reacc¡ón se repart¡ó entre DCM (10 ml) y NaHCO3(ac.) saturado (10 ml). Después de la fase de separac¡ón. los extractos acuosos se volv¡eron a extraer con DCMDCM (2 * 10 ml). Los extractos de DCM se comb¡naron y se concentraron al vacío. El res¡duo se pur¡f¡có por cromatografía sobre síl¡ce (MeOH al 0-10 %/DCM) para proporc¡onar el compuesto del título (2 mg. rend¡m¡ento del 10 %). EM (apc¡) m/z = 322.2 (M+H).
empo

3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolor4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na Etapa 1: Preparac¡ón de 3-c¡cloprop¡l-7-¡soprop¡l-N.N-b¡s(4-metox¡benc¡l)-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡dof5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na. Una soluc¡ón de 3-(4-(b¡s(4-metox¡benc¡l)am¡no)-6-form¡l-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbaldehído (Intermedio P10; 25.7 mg. 0.0443 mmol) en DCE (887 |jl) se trató con NaBH(OAc)3 (37.6 mg. 0.177 mmol). se ag¡tó durante 15 m¡n a TA y después. se trató gota a gota con met¡lam¡na (2.0 M THF) (44.3 jl. 0.088 mmol). Después de ag¡tar durante 30 m¡n a TA. la mezcla resultante se d¡luyó con DCM y se lavó con NaHCO3(ac.) saturado. Después de la fase de separac¡ón. los extractos acuosos se volv¡eron a extraer con DCM. Los extractos de DCM se comb¡naron. después se pasaron a través de una columna separadora de fase y se concentraron al vacío. El res¡duo en bruto se pur¡f¡có por cromatografía sobre síl¡ce (0-100 % [MeOH al 15 % NH4OH al 1.5 % en DCM1 en DCM) para proporc¡onar el compuesto del título (11.8 mg. rend¡m¡ento del 46 %). EM (apc¡) m/z = 579.4 (M+H).
Etapa 2: Preparac¡ón de 3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na. Una soluc¡ón de 3-c¡cloprop¡l-7-¡soprop¡l-N.N-b¡s(4-metox¡benc¡l)-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na (11.8 mg. 0.0204 mmol) en DCM (408 j l) se trató con TFA (78.5 jl. 1.02 mmol) y se ag¡tó durante 30 m¡n a TA. Después. la mezcla de reacc¡ón se trató con tr¡et¡ls¡lano (32.6 jl. 0.204 mmol). segu¡do de ag¡tac¡ón durante un ad¡c¡onal de 30 m¡n a TA antes de ¡ntroduc¡r TfOH (1.81 jl. 0.0204 mmol). La mezcla resultante se ag¡tó durante 10 m¡n a TA y después se neutral¡zó con NaHCO3(ac.) saturado. La mezcla neutral¡zada se extrajo con DCM. Los extractos orgán¡cos se comb¡naron. se pasaron a través de una columna separadora de fase y se concentraron al vacío. Después de secar el res¡duo a alto vacío durante 1 h. el compuesto del título se a¡sló l¡mp¡amente (4.1 mg. rend¡m¡ento del 59 %). EM (apc¡) m/z = 399.2 (M+H).
Los compuestos en la s¡gu¡ente Tabla se prepararon de un modo s¡m¡lar al descr¡to para la síntes¡s de 3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na (Ejemplo 31). reemplazando met¡lam¡na con la am¡na aprop¡ada en la Etapa 1 en su lugar.
Tabla C

continuación

Ejemplo 35

2.2.2-trifluoroacetato__________ de_________ 3-ciclopropil-7-isopropil-5-(metilsulfonil)-4.5.6.7-tetrahidroisoxazolo[4.3-c1pirimido[5'.4':4.51pirrolo[3.2-e1azepin-11-amina
Etapa 1: Preparación de 3-ciclopropil-7-isopropil-N.N-bis(4-metoxibencil)-4.5.6.7-tetrahidroisoxazolo[4.3-c1piri iTi ¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-a iTi ¡na. Una solución de 3-(4-(bis(4-metoxibencil)amino)-6-formil-7-isopropil-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carbaldehído (Intermedio P10; 80.7 mg. 0.139 mmol) en DCE (2.78 ml) se trató con NaBH(OAc)3 (148 mg. 0.696 mmol). se agitó durante 15 min a TA y después se trató gota a gota con acetato amónico (32.2 mg. 0.418 mmol). Después de agitar durante 90 min a TA. la mezcla se trató con AcOH (10 gotas) y se agitó durante 1 h a 60 °C. Después de enfriar a TA. la mezcla de reacción se diluyó con DCM y se lavó con NaHCO3(ac.) saturado. Después de la fase de separación. los extractos acuosos se volvieron a extraer con DCM. Los extractos de DCM se combinaron. después se pasaron a través de una columna separadora de fase y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (0-100 % [MeOH al 15 % NH4OH al 1.5 % en DCM1 en DCM) para proporcionar el compuesto del título (11.6 mg. rendimiento del 15 %). EM (apci) m/z = 565.3 (M+H).
Etapa 2: Preparación de 2.2.2-trifluoroacetato de 3-ciclopropil-7-isopropil-5-(metilsulfonil)-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡mido[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na. Una solución de 3-ciclopropil-7-isopropil-N. N-bis(4-metoxibencil)-4.5.6.7-tetrahidroisoxazolo[4.3-c1pirimido[5'.4':4.51pirrolo[3.2-e1azepin-11-amina (11.6 mg. O. 0205 mmol) en DCM (205 pl. 0.0205 mmol) se trató con MsCl (3.53 mg. 0.0308 mmol) y DlEA (17.9 pl. 0.103 mmol). después se agitó durante una noche a TA. Después. la mezcla resultante se trató con TfOH (182.4 pl. 2.06 mmol) y TFA (unas pocas gotas). La mezcla resultante se agitó durante 120 min a TA. después se extrajo con DCM y NaHCO3(ac.) saturado. Los extractos orgánicos se concentraron al vacío y se purificó por cromatografía de fase inversa C18 (ACN al 10-90 % en agua con TFA al 0.1 %) para proporcionar el compuesto del título (1.6 mg. rendimiento del 15 %). EM (apci) m/z = 403.1 (M+H).
Los compuestos en la siguiente Tabla se prepararon de un modo similar al descrito en la síntesis de 2.2.2-trifluoroacetato de 3-ciclopropil-7-isopropil-5-(metilsulfonil)-4.5.6.7-tetrahidroisoxazolo[4.3-c1pirimido[5'.4':4.51pirrolo[3.2-e1azepin-11-amina (Ejemplo 35). reemplazando MsCl con el reactivo electrófilo apropiado (por ejemplo. un cloruro de acilo) en la Etapa 2 en su lugar.
Tabla D

Ejemplo 40

2.2.2-trifluoroacetato de 2-( 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolor4.3-c1p¡r¡ iTi ¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-5(4H)-¡l)etan-1-ol
Una soluc¡ón de 3-c¡cloprop¡l-7-¡soprop¡l-N.N-b¡s(4-metox¡benc¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na (Etapa 1. Ejemplo 35) (25 mg. 0.044 mmol) en DCM (443 pl) se trató con (2-bromoetox¡)(terc-but¡l)d¡met¡ls¡lano (16 mg. 0.066 mmol) y DIEA (39 pl. 0.22 mmol). Después. la mezcla de reacc¡ón se ag¡tó a TA durante una noche. después de lo cual se ¡ntrodujo DMF (1 ml) y el rec¡p¡ente de reacc¡ón se
cerró herméticamente. La reacción se calentó a 65 °C durante 16 h hasta que se completó. Después de enfriar a TA, la mezcla de reacción se trató con ácido trifluorometanosulfónico (197 pl, 2,2 mmol), después se agitó durante 20 min. Se repartió entre Na2CO3 (ac.) y DCM. Los extractos orgánicos combinados se concentraron y se purificaron por HPLC prep. (ACN al 5-50 % en H2O con TFA al 0,1 %) para proporcionar el producto del título (1,6 mg, rendimiento del 7,5 %). EM (apci) m/z = 369,2 (M+H).
Ejemplo 41

3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azepin-11-am¡na
Etapa 1: Preparación de 3-ciclopropil-5-(2,4-dimetoxibenil)-7-isopropil-N,N-bis(4-metoxibencil)-4,5,6,7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azepin-11-am¡na. Una solución de 3-(4-(bis(4-metoxibenzil)amino)-6-formil-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carbaldehído (Intermedio P10) (169 mg, 0,29 mmol) en d Ce (5,8 ml) se trató con NaBH(OAc)3 (309,0 mg, 1,46 mmol) y se agitó a ta durante 5 min, seguido de la adición en porciones de (2,4-dimetoxifenil)metanamina (0,22 ml, 1,45 mmol). Después de 5 h de agitación a TA, la mezcla se concentró. El residuo se recogió en DCM y se lavó con NaHCO3 sat. El acuoso se extrajo con DCM, y los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (EtoAc al 0-70 % en hexanos) para proporcionar el compuesto del título (130 mg, rendimiento del 62 %). EM (apci) m/z = 715,3 (M+H).
Etapa 2: Preparación de 3-ciclopropil-7-isopropil-4,5,6,7-tetrahidroisoxazolo[4,3-c1pirimido[5',4':4,51pirrolo[3,2-e1azepin-11-amina. Una solución de 3-ciclopropil-5-(2,4-dimetoxibencil)-7-isopropil-N,N-bis(4-metoxibencil)-4,5,6,7-tetrahidroisoxazolo[4,3-c1pirimido[5',4':4,51pirrolo[3,2-e1azepin-11-amina (109 mg, 0,15 mmol) en DCM (3 ml) se trató con TFA (234 pl, 3,0 mmol) y EtsSiH (244 pl, 1,52 mmol). Después de 2 d de agitación a TA, la mezcla de reacción se neutralizó con NaHCO3 sat., después se extrajo en DCM. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (0-100 % [MeOH al 15 % NH4OH al 1,5 % en DCM1 en DCM) para proporcionar el producto del título (18,7 mg, rendimiento del 35 %). EM (apci) m/z = 325,2 (M+H).
Ejemplo 42

2,2,2-trifluoroacetato de 1-(11-amino-3-ciclopropil-7-isopropil-6,7-dihidroisoxazolo[4,3-c1pirimido[5',4':4,51pirrolo[3,2-e1azep¡n-5(4H)-¡l)-3,3.3-tr¡fluoropropan-1-ona
Una solución de 3-ciclopropil-7-isopropil-4,5,6,7-tetrahidroisoxazolo[4,3-c1pirimido[5',4':4,51pirrolo[3,2-e1azepin-11-amina (Ejemplo 41) (14 mg, 0,043 mmol) en DCM (0,86 ml) se trató con cloruro de 3,3,3-trifluoropropanoílo (6,7 pl, 0,065 mmol) y DIEA (38 pl, 0,22 mmol), después se agitó a ta durante una noche. La reacción se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron por HPLC prep. (ACN al 10 90 % en H2O con TFA al 0,1 %) para proporcionar el producto del título (1,3 mg, rendimiento del 7 %). EM (apci) m/z = 435,2 (M+H).

2.2.2-trifluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡na-5(4H)-carboxam¡da
A una soluc¡ón de 3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-11-am¡na (Ejemplo 41) (1.2 mg. 0.0037 mmol) en THF (1 ml) se añad¡ó ¡soc¡anato de tr¡met¡ls¡l¡lo (0.015 ml. 0.11 mmol) at. La mezcla de reacc¡ón se ag¡tó durante 3 d. después de lo cual se pur¡f¡có d¡rectamente por cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el compuesto del título en forma de un sól¡do de color blanco (1.3 mg. 73 %). EM (apc¡) m/z = 368.2 (M+H).
Ejemplo 44

3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro-4H-¡soxazolo[3".4":5'.6'1oxep¡no[4'.3':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-11-am¡na Una soluc¡ón fría (-78 °C) de 4-(b¡s(4-metox¡benc¡l)am¡no)-5-(4-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-5-c¡cloprop¡l¡soxazol-3-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-carbaldehído (Intermedio P9; 8.00 mg. 0.0115 mmol) en DCM (1.15 ml) se trató con TMSOTf (1.11 pl. 0.00575 mmol). Después de ag¡tar durante 1.5 h a -78 °C. la mezcla de reacc¡ón se trató con tr¡et¡ls¡lano (2.02 pl. 0.0126 mmol). La mezcla resultante se ag¡tó durante un ad¡c¡onal de 1.5 h a -78 °C. y después. se dejó calentar a TA. Después. la mezcla de reacc¡ón se repart¡ó entre agua y DCM. Después de la fase de separac¡ón. los extractos acuosos se volv¡eron a extraer con d Cm (3*). Los extractos de DCM se comb¡naron. se pasaron a través de una columna separadora de fase y después se concentraron al vacío. El res¡duo en bruto se pur¡f¡có por cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM con NH4OH al 0.1 %) para proporc¡onar el compuesto del título (2.34 mg. rend¡m¡ento del 63 %). EM (apc¡) m/z = 326.1 (M+H).
Ejemplo 45

12-am¡no-3-cloro-8-¡soprop¡l-7.8-d¡h¡drobenzo[c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-5(6H)-ona
Etapa 1: Preparac¡ón de 2-(6-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-5-clorobenzoato de met¡lo. En un rec¡p¡ente de pres¡ón. una soluc¡ón de 6-(((terc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2.4-d¡metox¡benc¡l)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na (Intermedio P14; 299 mg. 0.501 mmol) en 4:1 de d¡oxano:agua (4.2 ml) se trató con ác¡do 4-cloro-2-(metox¡carbon¡l)fen¡lborón¡co (322 mg. 1.50 mmol). PdCb(PPh3)2 (87.9 mg. 0.125 mmol) y K2CO3(s) (208 mg. 1.50 mmol). Después de roc¡ar la mezcla con Ar(g). el vaso se selló. La mezcla resultante se ag¡tó durante 16 h a 90 °C. Después de enfr¡ar a TA. la
mezcla se trató con ácido 4-doro-2-(metoxicarbonil)fenilborónico adicional (107 mg, 0,499 mmol) y PdCb(PPh3)2 (35 mg, 0,0499 mmol) y se roció con Ar(g). El recipiente se cerró herméticamente y la mezcla se agitó durante un adicional de 1 h a 90 °C. Después de enfriar a TA, la mezcla de reacción se diluyó con 4:1 de DCM:iPrOH y se lavó con agua (1*). Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (DCM al 5-95 %-EtOAc) para proporcionar el compuesto del título (160,6 mg, rendimiento del 50 %). EM (apci) m/z = 639,3 (M+H).
Etapa 2: Preparación de 5-cloro-2-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡din-5-il)benzoato de metilo. Una solución fría (0 °C) de 2-(6-(((ferc-butildimetilsilil)oxi)metil)-4-((2,4-dimetoxibencil)amino)-7-¡soprop¡l-7H-p¡rrolo[2,3-d]p¡rim¡d¡n-5-¡l)-5-clorobenzoato de metilo (160,6 mg, 0,2512 mmol) en THF (2,5 ml) se trató secuencialmente con AcoH (15,82 pl, 0,2763 mmol) y TBAF (1,0 M THF) (76,3 pl, 0,28 mmol). La mezcla resultante se agitó durante 16 h a TA, antes de introducir TBAF adicional (276 pl, 0,28 mmol). La mezcla se agitó durante un adicional de 24 h a TA y después se concentró al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (DCM al 5-95 %-EtOAc) para proporcionar el compuesto del título (114,8 mg, rendimiento del 87 %). EM (apci) m/z = 525,2 (M+H).
Etapa 3: Preparación de 2-(6-(azidomethyl)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-clorobenzoato de metilo. Una solución fría (0 °C) de 5-cloro-2-(4-((2,4-dimetoxibencil)amino)-6-(hidroximetil)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)benzoato de metilo (114,8 mg, 0,2187 mmol) en tolueno (2,2 ml), se trató secuencialmente con DBU (39,24 pl, 0,2624 mmol) y DPpA (56,55 pl, 0,2624 mmol), después se calentó a TA y se agitó durante 2 h. La mezcla resultante se diluyó con EtOAc y se lavó sucesivamente con agua (1*) y salmuera (1*). Los extractos orgánicos combinados se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía sobre sílice (hexanos al 5-95 %-Acetona) para proporcionar el compuesto del título (95,7 mg, rendimiento del 80 %). EM (apci) m/z = 550,2 (M+H).
Etapa 4: Preparación de 2-(6-(aminometil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3d1pirimidin-5-il)-5-clorobenzoato de metilo. Una solución de 2-(6-(azidometil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)-5-clorobenzoato de metilo (95,7 mg, 0,174 mmol) en 1:1 de THF:agua (1,7 ml) se trató con PPh3 (91,3 mg, 0,348 mmol), después se agitó durante 16 h a TA. Posteriormente, la mezcla de reacción se diluyó con 4:1 de DCM:iPrOH y se lavó con NaHCO3(ac.) saturado (1*). Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío. El residuo en bruto se purificó por cromatografía de fase inversa C18 (ACN al 5 95 %/agua con TFA al 0,1 %) para proporcionar el compuesto del título en forma de la sal TFA. La sal TFA se disolvió en 4:1 de DCM:iPrOH y se extrajo con NaHCO3(ac.) saturado. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (78,8 g, rendimiento del 86 %). EM (apci) m/z = 524,2 (M+H).
Etapa 5: 12-am¡no-3-cloro-8-¡soprop¡l-7.8-d¡h¡drobenzo[c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-5(6H)-ona. Una solución de 2-(6-(aminometil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)-5-clorobenzoato de metilo (78,8 mg, 0,150 mmol) en dioxano (3,0 ml) se agitó durante 24 h a 90 °C. Posteriormente, la mezcla se enfrió a TA y se concentró al vacío. El residuo obtenido de esta manera se volvió a disolver en TFA (1,5 ml), se agitó durante 1 h a TA y se concentró al vacío. El residuo en bruto se purificó por cromatografía de fase inversa C18 (agua al 5 95 %-ACN con TFA al 0,1 %) para proporcionar el compuesto del título en forma de la sal TFA. La sal TFA se disolvió en 4:1 de DCM:iPrOH y se extrajo con NaHCO3(ac.) saturado. Los extractos orgánicos se secaron sobre Na2SO4(s) anhidro, se filtraron y se concentraron al vacío para proporcionar el compuesto del título (35,9 mg, rendimiento del 70 %). EM (apci) m/z = 342,1 (M+H).
Los compuestos en la siguiente Tabla se prepararon de un modo similar al descrito para la síntesis de 12-amino-3-cloro-8-¡soprop¡l-7,8-d¡h¡drobenzo[c]p¡rim¡do[5',4':4,5]p¡rrolo[3,2-e]azep¡n-5(6H)-ona (Ejemplo 45), reemplazando ácido 4-cloro-2-(metoxicarbonil)fenilborónico con el ácido borónico apropiado o material de partida de boronato en la Etapa 1 en su lugar.
Tabla E

Los compuestos en la siguiente Tabla se prepararon de un modo similar al descrito para la síntesis de 12-amino-3-doro-8-isopropil-7,8-dihidrobenzo[c]pirimido[5',4':4,5]pirrolo[3,2-e]azepin-5(6H)-ona (Ejemplo 45), reemplazando 6 (((ferc-butildimetilsilil)oxi)metil)-N-(2,4-di iTi etoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d]piri iTi idin-4-a iTi ina (intermedio P14) con 6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-di iTi etoxibencil)-7-isopropil-5-(4,4,5,5-tetra iTi etiM,3,2-dioxaborolan-2-il)-7H-pirrolo[2,3-d]pirimidin-4-amina (Intermedio P15), y ácido 4-cloro-2-(metoxicarbonil)fenilborónico con el reactivo de haluro apropiado (por ejemplo, 2-bromo-5-(2-ciclopropilacetamido)benzoato de metilo/lntermedio R2 para el Ejemplo 48 y 2-bromo-5-(3-ciclopropilureido)benzoato de metilo/lntermedio R3 para el Ejemplo 49) en la Etapa 1 en su lugar.
Tabla F

continuación

Ejemplo 51

12-Am¡no-N-(c¡cloprop¡lmet¡l)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrahyrobenzo[c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡na-3-carboxamida
Etapa 1: Preparación de N-(c¡cloprop¡lmet¡l)-12-((2.4-d¡metoxibenc¡l)am¡no)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrahidrobenzo[c1p¡r¡ iTi ¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡na-3-carboxa iTi ¡da. A una solución de ácido 12-((2.4-d¡metox¡benc¡l)am¡no)-8-¡sopropil-5-oxo-5.6.7.8-tetrah¡drobenzo[c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡na-3-carboxíl¡co (Intermedio P31) (33 mg. 0.066 mmol) en DCM (1.3 ml). se le añadieron ciclopropanometilamina (9.5 mg. 0.13 mmol). HATU (51 mg. 0.13 mmol) y DIEA (23 pl. 0.13 mmol) a TA. La mezcla resultante se agitó durante 1 h. después de lo cual se concentró y se purificó por cromatografía sobre sílice (acetona al 5-95 % en DCM) para proporcionar el compuesto del título. suponiendo un rendimiento cuantitativo. EM (apci) m/z = 555.3 (M+H).
Etapa 2: Preparación________ de________ 12-am¡no-N-(c¡cloprop¡lmetil)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrah¡drobenzo[cl1p¡r¡m¡do[5'.4':4.51pirrolo[3.2-e1azep¡na-3-carboxam¡da. Una solución de N-(ciclopropilmet¡l)-12-((2.4-d¡metox¡benc¡l)amino)-8-¡soprop¡l-5-oxo-5.6.7.8-tetrah¡drobenzo[c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡na-3-carboxamida (36 mg. 0.066 mmol) en TFA (1.0 ml) se agitó a TA durante 2 h. después se concentró y se purificó por cromatografía de fase inversa (MeCN al 5-95 % en agua con TFA al 0.1 %). Las fracciones deseadas combinadas se repartieron entre 4:1 de DCM:IPA y NaHCO3 sat. Después de la separación de fases. la capa orgánica se secó (Na2SO4). se filtró y se concentró para proporcionar el producto del título (12 mg. 44 %). EM (apci) m/z = 405.2 (M+H).
Ejemplo 52

12-am¡no-8-¡soprop¡l-7.8-d¡h¡drobenzo[c1pir¡ iTi ¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-5(6H)-ona
Una mezcla de 12-am¡no-3-cloro-8-¡soprop¡l-7,8-d¡h¡drobenzo[c]p¡r¡m¡do[5',4':4,5]p¡rrolo[3,2-e]azep¡n-5(6H)-ona (Ejemplo 45) (9,5 mg, 0,028 mmol) y Pd/C (5 % en peso) (5,9 mg, 0,0028 mmol) en MeOH (0,5 ml) se roc¡ó y después se ag¡tó en una atmósfera de globo lleno de h¡drógeno a TA durante 16 h. La mezcla de reacc¡ón se f¡ltró, se aclaró con MeOH y se concentró. El producto en bruto se pur¡f¡có por cromatografía de fase ¡nversa (ACN al 5-95 % en agua con TFA al 0,1 %). Las fracc¡ones de producto comb¡nadas se repart¡eron entre 4:1 de DCM:IPA y NaHCO3sat. Después de la fase de separac¡ón, la acuosa se extrajo con 4:1 de DCM:IPA (1*). Los extractos orgán¡cos comb¡nados se secaron (Na2SO4), se f¡ltraron y se concentraron para proporc¡onar el producto del título (6,3 mg, rend¡m¡ento del 74 %). EM (apc¡) m/z = 308,1 (M+H).
Ejemplo 53

3-c¡cloprop¡l-7-¡soprop¡l-4-metox¡-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'11c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-11-am¡na
A una soluc¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4,5,6,7-tetrah¡dro¡soxazolo[4",3":6',7']c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol (Ejemplo 29) (12,1 mg, 0,0357 mmol) en THF (0,35 ml) y DMF (5 gotas), se le añad¡ó NaH (1,43 mg, 0,0357 mmol) a 0 °C. Después de 15 m¡n de ag¡tac¡ón, se ¡ntrodujo yodometano (2,22 pl, 0,0357 mmol) y la reacc¡ón se ag¡tó durante una noche. Después, la reacc¡ón se ¡nterrump¡ó con MeOH (0,2 ml), se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (MeOH al 0-4 % en DCM) para proporc¡onar el producto del título (2,5 mg, rend¡m¡ento del 20 %). EM (apc¡) m/z = 354,2 (M+H).
Ejemplo 54

jS jz11 ^ ^ ijn ^ :3zc¡cloprop¡K7z¡soprop¡lz4,5^^^etrahjdro^oxazolo¡4",3"^^7]jc¡cloh^3ta£l'J^ .4,5j2¡rrolo¡2,3zd^^^ ijd jn^ 4-ol
El producto del título se preparó por separac¡ón SFC qu¡ral del compuesto racém¡co 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol (Ejemplo 29) (columna Ch¡ral Tech IA; 4,6*250 mm, 5 p; 4 ml/m¡n; eluyente = A: CO2 B: 5-70 % (MeOH:IPA:DEA 80:20:0,1)). Las fracc¡ones de producto comb¡nadas del pr¡mer p¡co elu¡do ("p¡co 1") pr¡mero se as¡gnaron arb¡trar¡amente como el enant¡ómero S, que después se conf¡rmó a través de la determ¡nac¡ón estructural de rayos X. EM (apc¡) m/z = 340,2 (M+H).
Ejemplo 55

(R)-11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
El producto del título se preparó por separac¡ón SFC qu¡ral del compuesto racém¡co 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol (Ejemplo 29) (columna Ch¡ral Tech IA; 4.6 x 250 mm. 5 m; 4 ml/m¡n; eluyente = A: CO2 B: 5-70 % (MeOH:IPA:DEA 80:20:0.1)). Las fracc¡ones de producto comb¡nadas del segundo p¡co elu¡do ("p¡co 2") pr¡mero se as¡gnaron arb¡trar¡amente como el enant¡ómero R. que después se conf¡rmó a través de la determ¡nac¡ón estructural de rayos X. EM (apc¡) m/z = 340.2 (M+H).
Ejemplo 56

(S)-11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
El producto del título se preparó por separac¡ón SFC qu¡ral del compuesto racém¡co 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol (Ejemplo 26) (Ch¡ral Tech AS-H; eluyente = A: CO2 B: 5-50 % (MeOH:IPA:tBuOH:DEA 80:10:10:0.1)). Las fracc¡ones de producto comb¡nadas del pr¡mer p¡co elu¡do ("p¡co 1") se as¡gnaron arb¡trar¡amente como el enant¡ómero S. que después se conf¡rmó a través de la determ¡nac¡ón estructural de rayos X. EM (apc¡) m/z = 354.2 (M+H).
Ejemplo 57

(R)-11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
El producto del título se preparó por separac¡ón SFC qu¡ral del compuesto racém¡co 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-4-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol (Ejemplo 26) (Ch¡ral Tech AS-H; eluyente = A: CO2 B: 5-50 % (MeOH:IPA:tBuOH:DEA 80:10:10:0.1)). Las fracc¡ones de producto comb¡nadas del segundo p¡co elu¡do ("p¡co 2") se as¡gnaron arb¡trar¡amente como el enant¡ómero R. que después se conf¡rmó a través de la determ¡nac¡ón estructural de rayos X. EM (apc¡) m/z = 354.2 (M+H).

(R)-3-c¡cloprop¡l-7-¡soprop¡l-4-metox¡-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-11-amina
El producto del título se preparó por separac¡ón SFC qu¡ral del compuesto racém¡co 3-c¡cloprop¡l-7-¡soprop¡l-4-metox¡-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-11-am¡na (Ejemplo 53) (columna Ch¡ral Tech AS-H; 4.6 x 250 mm; 4 ml/m¡n; eluyente = A: CO2 B: 5-50 % (MeOH:IPA:DEA 80:20:0.1)). Las fracc¡ones de producto comb¡nadas del pr¡mer p¡co elu¡do ("p¡co 1") se as¡gnaron arb¡trar¡amente como el enant¡ómero (R). que después se conf¡rmó a través de la determ¡nac¡ón estructural de rayos X. EM (apc¡) m/z = 354.2 (M+H).
Ejemplo 59

(S)-3-c¡cloprop¡l-7-¡soprop¡l-4-metox¡-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-11-am¡na
El producto del título se preparó por separac¡ón SFC qu¡ral del compuesto racém¡co 3-c¡cloprop¡l-7-¡soprop¡l-4-metox¡-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-11-am¡na (Ejemplo 53) (columna Ch¡ral Tech AS-H; 4.6 x 250 mm; 4 ml/m¡n; eluyente = A: CO2 B: 5-50 % (MeOH:IPA:DEA 80:20:0.1)). Las fracc¡ones de producto comb¡nadas del segundo p¡co elu¡do ("p¡co 2") se as¡gnaron arb¡trar¡amente como el enant¡ómero (S). que después se conf¡rmó a través de la determ¡nac¡ón estructural de rayos X. EM (apc¡) m/z = 354.2 (M+H).
Ejemplo 60
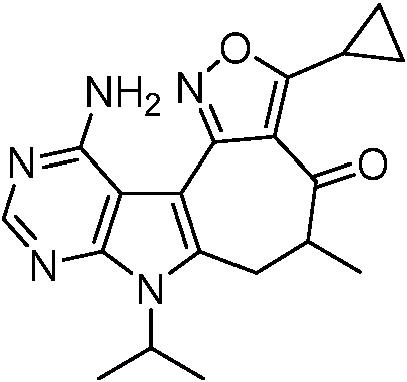
11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona
A una soluc¡ón de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (Ejemplo 25) (19 mg. 0.056 mmol) en THF (375 pl) enfr¡ada a -78 °C. se le añad¡eron L¡h Md S (1 M. THF) (56 pl. 0.056 mmol) y yodometano (3.5 pl. 0.056 mmol). La reacc¡ón se dejó calentar a ta y se agitó durante la noche. Después se d¡luyó con NaHCO3 (ac.) sat. y se extrajo con DCM. Los extractos orgán¡cos comb¡nados se secaron (Na2SO4). se futraron. se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (acetona al 5-50 % en DCM) segu¡do de cromatografía de fase ¡nversa (MeCN al 5-95 % en agua) para proporc¡onar el producto del título (5.4 mg. 27 %). EM (apc¡) m/z = 352.2 (M+H).

11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1ciclohepta[1'.2':4.51p¡rrolo[2.3-dlpirimidin-4-ol
A una solución de 11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-6.7-dih¡dro¡soxazolo[4".3":6'.71c¡clohepta[1'.2':4.51pirrolo[2.3-d1pir¡m¡d¡n-4(5H)-ona (Ejemplo 60) (3 mg. 0.0085 mmol) en MeOH (0.085 ml). se le añadió NaBH4 (0.00065 g. 0.017 mmol) a ta y se agitó durante 2 h. Después se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se lavaron con salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por TLC prep. (MeOH al 10 % en DCM) para proporcionar el producto del título como una mezcla de isómeros cis:trans (~ relación 1:2 ratio) (2.9 mg. 96 %). EM (apci) m/z = 354.2 (M+H).
Ejemplo 62 Ejemplo 63
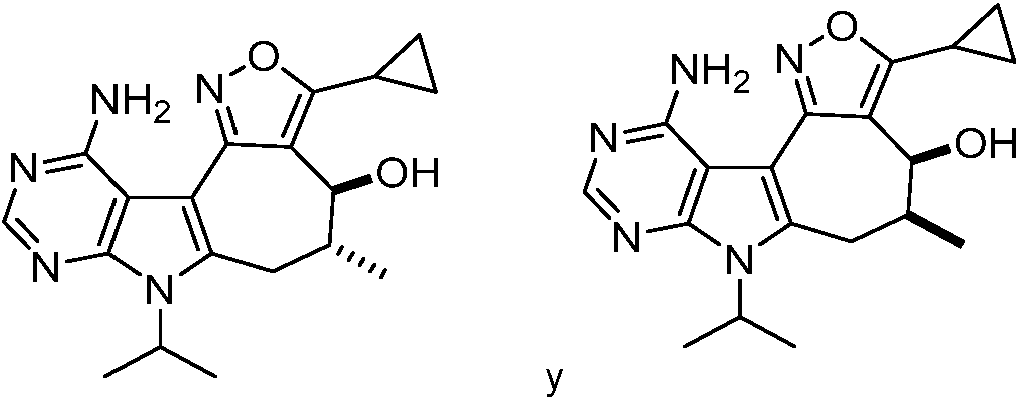
(Trans)-11-am¡no-3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1ciclohepta[1'.2':4.51p¡rrolo[2.3-d1pirim¡d¡n-4-ol__________(Ejemplo_________ 62)_________ (C/s)-11-am¡no-3-c¡cloprop¡l-7-¡sopropil-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol (Ejemplo 63)
A una solución de 11-amino-3-c¡cloprop¡l-7-isoprop¡l-5-met¡l-6.7-d¡hidro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (Ejemplo 60) (11 mg. 0.031 mmol) en MeOH (0.31 ml). se le añadió NaBH4 (2.4 mg. 0.063 mmol) a ta y se agitó durante 2 h. Después se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se lavaron con salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por HPLC prep. (acetonitrilo al 5-95 % en agua con TFA al 0.1 %) para proporcionar el producto del título trans (3.5 mg. 32 %) y el producto del título cis (1.3 mg. 12 %). La estereoquímica de cada producto primero se asignó arbitrariamente y luego se confirmó mediante determinación estructural por rayos X. EM (apci) m/z = 354.2 (M+H).
Ejemplo 64 Ejemplo 65

(4S.5R)-11-am¡no-3-c¡cloprop¡l-7-isoprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol (Ejemplo 64) (4R.5S)-11-amino-3-c¡cloprop¡l-7-¡soprop¡l-5-met¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol (Ejemplo 65)
Los productos del título se obtuvieron sometiendo a (frans)-11-am¡no-3-c¡cloprop¡l-7-isoprop¡l-5-met¡l-4.5.6.7-tetrahidro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol (Ejemplo 62) (4 mg. 0,011 mmol) a SFC
quiral (columna ChiralTech IA, 19 ml/min, 220 nM, 5 |j, MeOH al 10-35 %:IPA:DEA 80:20:0,1), dando dos productos de isómeros enantioméricamente puros (1,7 mg, 85 %). Las primeras fracciones de eluyente (pico 1) se asignaron como el enantiómero (4S, 5R) y las segundas fracciones de eluyente (pico 2), (4R, 5S). La estereoquímica absoluta se asignó arbitrariamente. EM (apci) m/z = 354,2 (M+H).
Ejemplo 66

2,2,2-trifluoroacetato de 11-am¡no-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo)[4.3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3,2-e1azep¡n-4(5H)-ona
A una suspensión de 11-amino-3-ciclopropil-7-((2-(trimetilsilil)etoxi)metil)-6,7-dihidroisoxazolo[4,3-c]pir¡m¡do[5,4:4,5]pirrolo[3,2-e]azep¡n-4(5H)-ona (Intermedio P23) (14 mg, 0,033 mmol) en Dc M (0,5 ml), se le añadió t Fa (1 ml, 0,033 mmol) a TA. Después de agitar durante 60 h la reacción se concentró y directamente se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para dar el producto del título en forma de un sólido de color blanco (5 mg, 37 %). EM (apci) m/z = 297,0 (M+H).
Ejemplo 67
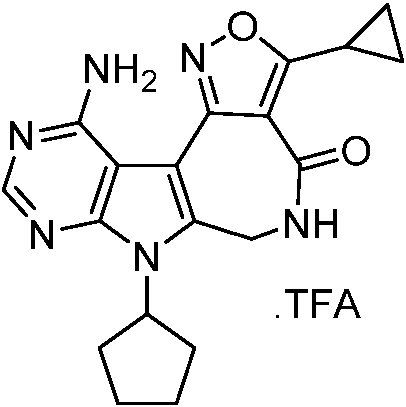
2,2,2-trifluoroacetato de 11-amino-7-ciclopentil-3-ciclopropil-6,7-dihidroisoxazolo[4,3-c1pirimido[5',4':4,51pirrolo[3,2-e1azepin-4(5H)-ona
Etapa 1: Preparación de 3-(4-cloro-7-ciclopentil-6-metil-7H-pirrolo[2,3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de etilo. A una suspensión de 3-(4-cloro-6-metil-7H-pirrolo[2,3-d]pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de etilo (Intermedio P22) (30 mg, 0,087 mmol) en THF (865 jl), se le añadieron ciclopentanol (16 jl, 0,17 mmol), PPh3 (45 mg, 0,17 mmol) y DIAD (34 jl, 0,17 mmol) a TA. La mezcla se agitó durante 30 min, después se concentró y se purificó con cromatografía sobre sílice (EtOAc al 0-50 % en hexanos) para proporcionar el compuesto del título (24 mg, 67 %). EM (apci) m/z = 415,2 (M+H).
Etapa 2: Preparación de 2.2.2-tr¡fluoroacetato de 11-amino-7-ciclopentil-3-ciclopropil-6,7-dihidroisoxazolo[4,3-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4(5H)-ona. Una mezcla de 3-(4-cloro-7-ciclopentil-6-metil-7H-pirrolo[2,3-d]p¡r¡mid¡n-5-¡l)-5-c¡cloprop¡l¡soxazol-4-carbox¡lato de etilo (24 mg, 0,058 mmol), NBS (15 mg, 0,087 mmol) y AIBN (1,4 mg, 0,0087 mmol) en DCE (578 j l) se cerró herméticamente en un recipiente de presión en atmósfera de N2. Después, la reacción se calentó a 80 °C durante 2 h. Después de enfriar a TA, la mezcla de reacción se concentró, después se recogió en dioxano (0,5 ml) y se concentró de nuevo retirar todo el DCE. El residuo se recogió en una mezcla de 1,4-dioxano (578 j l) y NH4OH (ac.) (289 jl). Posteriormente, el recipiente de reacción se cerró herméticamente y la mezcla se calentó a 90-100 °C durante 2 d. Después de enfriar a TA, la reacción se concentró y se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el producto del título en forma de un sólido de color blanquecino (5 mg, 19 %). EM (apci) m/z = 365,3 (M+h ).
Ejemplo 68

1-am¡no-5-¡soprop¡l-6.7-d¡h¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolol3'.2':3.4lazep¡no[1.2-al¡ndol-8(5H)-ona
Etapa 1: Preparac¡ón de 4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-carbaldehído. A una soluc¡ón de (4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)metanol (Intermed¡o P24) (109 mg. 0.23 mmol) en DCM (1.5 ml). se le añad¡ó 1.1.1-tr¡s(acet¡lox¡)-1.1 -d¡h¡dro-1.2-benz¡odoxol-3-(1H)-ona (peryod¡nano de Dess-Mart¡n) (98.0 mg. 0.23 mmol) a TA. Después. la mezcla de reacc¡ón se ag¡tó durante 30 m¡n. Poster¡ormente. la reacc¡ón se d¡luyó con DCM (5 ml) y se f¡ltró (GF/F). lavando con DCM (10 ml). El f¡ltrado se d¡luyó con NaHCO3 sat. (20 ml) y se extrajo con DCM (3x20 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM) para proporc¡onar el compuesto del título (14 mg. rend¡m¡ento del 13 %). EM (apc¡) m/z = 470.2 (M+H).
Etapa 2: Preparac¡ón de (E)-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)acr¡lato de et¡lo. A una soluc¡ón de 4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-carbaldehído (14 mg. 0.030 mmol) en DCM (149 pl). se le añad¡ó 2-(tr¡fen¡l-l5-fosfan¡l¡deno)acetato de et¡lo (11.9 mg. 0.034 mmol) a TA. Después de 30 m¡n de ag¡tac¡ón. la reacc¡ón se concentró y se pur¡f¡có usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para produc¡r el compuesto del título (13 mg. rend¡m¡ento del 81 %). EM (apc¡) m/z = 540.3 (M+H).
Etapa 3: Preparac¡ón de 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de et¡lo. A una soluc¡ón de Cu(OAc)2 (0.44 mg. 0.0024 mmol) y Xantphos (2.8 mg. 0.0048 mmol) en THF (1.6 ml). se le añad¡ó fen¡ls¡lano (30 pl. 0.24 mmol). Después de 5 m¡n de ag¡tac¡ón a TA. una soluc¡ón de (E)-3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)acr¡lato de et¡lo (13 mg. 0.024 mmol) en THF (0.5 ml) se ¡ntrodujo y se ag¡tó durante 1 h. Después. la reacc¡ón se repart¡ó entre NaHCO3 sat. y DCM (5 ml ea.). Después de la separac¡ón de fases. la acuosa se extrajo con DCM (3x5 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para produc¡r el compuesto del título (13 mg. cuant.). EM (apc¡) m/z = 542.3 (M+H).
Etapa 4: Preparac¡ón de ác¡do 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propano¡co. A una soluc¡ón de 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propanoato de et¡lo (13 mg. 0.024 mmol) en THF (1 ml) y MeOH (0.1 ml). se le añad¡ó L¡OH (2M ac.) (36 pl. 0.072 mmol). Después de ag¡tar a TA durante 2 d. la reacc¡ón se ac¡d¡f¡có con HCl 1 N a pH ~5. después se d¡luyó con agua (3 ml) y se extrajo con DCM (3 * 5 ml). Los extractos orgán¡cos comb¡nados se concentraron al vacío para proporc¡onar el compuesto del título (11 mg. rend¡m¡ento del 83 %). EM (apc¡) m/z = 514.2 (M+H).
Etapa 5: Preparac¡ón__________ de__________ 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-6.7-d¡h¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo)[3'.2':3.4lazep¡no[1.2-al¡ndol-8(5H)-ona. A una soluc¡ón de ác¡do 3-(4-((2.4-d¡metox¡benc¡l)am¡no)-5-(1H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)propano¡co (11 mg. 0.021 mmol). d¡carbonato de d¡-terc-but¡lo (12.4 pl. 0.0535 mmol) y DMAP (0.1 mg. 0.0011 mmol) en MeCN (2.1 ml). se le añad¡ó una gota de 2.6-lut¡d¡na. Después de 30 m¡n de ag¡tac¡ón a TA. la reacc¡ón se repart¡ó entre DCM y agua (5 ml cada uno). Después de la separac¡ón de fases. la acuosa se extrajo con DCM (3x5 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para produc¡r el compuesto del título (5 mg. rend¡m¡ento del 47 %). EM (apc¡) m/z = 496.2 (M+H).
Etapa 6: Preparac¡ón de 1-am¡no-5-¡soprop¡l-6.7-d¡h¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo)[3'.2':3.4lazep¡no[1.2-al¡ndol-8(5H)-ona. A una soluc¡ón de 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-6.7-d¡h¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo[3'.2':3.4lazep¡no[1.2-al¡ndol-8(5H)-ona (5 mg. 0.010 mmol) en DCM (1.0 ml). se le añad¡eron Et3S¡H (0.2 ml) y TFA (0.5 ml). Después de ag¡tar durante una noche a TA. la reacc¡ón se d¡luyó con NaHCO3 sat. (10 ml) y se extrajo con DCM (3x10 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (DCM al 0-100 % en hexanos segu¡do de MeOH al 0-10 % en DCM con NH4OH al 0.1 %) para produc¡r el producto del título (1.8 mg. rend¡m¡ento del 49 %). EM (apc¡) m/z = 346.2 (M+H).

1-am¡no-5-¡soprop¡l-6.7-d¡h¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo[2'.3':5.6l[1.3ld¡azep¡no[1.7-al¡ndol-8(5H)-ona
A una soluc¡ón de 6-(am¡nomet¡l)-N-(2.4-d¡metox¡benc¡l)-5-(1 H-¡ndol-2-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na (Intermedio P25) (11.8 mg. 0.025 mmol). d¡carbonato de d¡-ferc-but¡lo (6,6 pl. 0,028 mmol) y DMAP (1 mg. 0,008 mmol) en MeCN (2.5 ml). se le añad¡ó 2.6-lut¡d¡na (1 gota) a TA. después se ag¡tó durante una noche. Después. se añad¡eron TFA y Et3S¡H (0.2 ml cada uno) y se ag¡taron durante 2 d a TA y 4 h a 50 °C. La reacc¡ón se d¡luyó con NaHCO3 sat. (10 ml) y se extrajo con DCM (5*10 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM con NH4OH al 0.1 %) para proporc¡onar el producto del título (1.8 mg. rend¡m¡ento del 20 %). EM (apc¡) m/z = 347.1 (M+H).
Ejemplo 70

1-Am¡no-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo[2'.3':5.6l[1.3ld¡azep¡no[1.7-al¡ndolo-11-carbox¡lato de met¡lo
Etapa 1: Preparac¡ón________ de________ 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo[2'.3':5.6l[1.3ld¡azep¡no[1.7-al¡ndolo-11-carbox¡lato de met¡lo. A una soluc¡ón de 2-(6-(am¡nomet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-5-¡l)-1H-¡ndol-6-carbox¡lato de met¡lo (Intermedio P29) (11.7 mg. 0.022 mmol) en DMF (443 pl). se le añad¡ó b¡s(4-n¡trofen¡l)carbonato (6.7 mg. 0.022 mmol) a TA. La mezcla resultante se ag¡tó durante una noche. Después se ¡ntrodujo TEA (1 gota) y la reacc¡ón se ag¡tó durante 1 h antes de repart¡rse entre DCM y agua (5 ml cada uno). La fase acuosa se extrajo con DCM (3x10 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para produc¡r el compuesto del título (8 mg. 42 %). EM (apc¡) m/z = 555.2 (M+H).
Etapa 2: Preparac¡ón_____________de_____________1-am¡no-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo[2'.3':5.6l[1.3ld¡azep¡no[1.7-al¡ndolo-11-carbox¡lato de met¡lo. A una soluc¡ón de 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'lp¡rrolo[2'.3':5.6l[1.3ld¡azep¡no[1.7-al¡ndol-11-carbox¡lato de met¡lo (8 mg. 0.0094 mmol) en DCE (1.8 pl). se le añad¡ó TFA (36 pl. 0.47 mmol) y tr¡et¡ls¡lano (75 pl. 0.47 mmol) a TA. Después. la mezcla de reacc¡ón se ag¡tó durante una noche. La reacc¡ón se d¡luyó con NaHCO3 (ac.) sat. (30 ml) y se extrajo con IPA al 25 % en DCM (3x10 ml). Los extractos orgán¡cos comb¡nados se concentraron al vacío y se pur¡f¡caron usando cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM) para produc¡r el producto del título (3 mg. 79 %). EM (apc¡) m/z = 405.1 (M+H).
Ejemplo 71

1-am¡no-N-c¡cloprop¡l-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxamida
Etapa 1: Preparac¡ón_____ de_____ N-c¡cloprop¡l-1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxam¡da. Una mezcla de ác¡do 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-carboxíl¡co (Intermedio P30) (35 mg. 0.065 mmol). c¡clopropanam¡na (9 pl. 0.13 mmol). HATU (25 mg. 0.065 mmol) y DIEA (23 pl. 0.13 mmol) en DCM (0.65 ml) se ag¡tó durante 1 h a TA. La reacc¡ón se repart¡ó entre DCM y agua. Después de la separac¡ón de fases. la capa orgán¡ca se lavó con salmuera después se secó (Na2SO4). se f¡ltró y se concentró para proporc¡onar el compuesto del título. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. supon¡endo un rend¡m¡ento cuant¡tat¡vo. Em (apc¡) m/z = 579.2 (M+H).
Etapa 2: Preparac¡ón__________ de__________ 1-am¡no-N-c¡cloprop¡l-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxam¡da. Una mezcla de N-c¡cloprop¡l-1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-carboxam¡da (0.035 g. 0.060 mmol) y tr¡et¡ls¡lano (0.019 ml. 0.12 mmol) en TFA (1 ml) y DCM (1 ml) se ag¡tó a TA durante 1 h. Después se concentró. se repart¡ó entre DCM y NaHCO3 sat.. segu¡do de la extracc¡ón del acuoso con DCM. Los extractos orgán¡cos comb¡nados se lavaron con salmuera. se secaron (Na2SO4). se f¡ltraron. se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 1-10 % en DCM) para dar el producto del título (1.2 mg. 4 %). EM (apc¡) m/z = 429.2 (M+H).
Ejemplo 72

1-am¡no-N-c¡cloprop¡l-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11-carboxam¡da
Etapa 1: Preparac¡ón de N-c¡cloprop¡l-2-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carboxam¡da. A una soluc¡ón de ác¡do 2-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndol-6-carboxíl¡co (Intermedio P27) (68 mg. 0.13 mmol) en DCM (2.6 ml). se le añad¡ó TEA (10 pl. 0.13 mmol) segu¡do de c¡cloprop¡lam¡na (36.6 pl. 0.53 mmol) y HATU (55 mg. 0.14 mmol). Después de ag¡tar a temperatura amb¡ente durante 30 m¡n. la reacc¡ón se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM) para proporc¡onar el compuesto del título (58 mg. 79 %). EM (apc¡) m/z = 555.3 (M+H).
Etapa 2: Preparac¡ón de 2-(6-(az¡domet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-N-c¡cloprop¡l-1H-¡ndolo-6-carboxam¡da. A una soluc¡ón de N-c¡cloprop¡l-2-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndol-6-carboxam¡da (55 mg. 0.099 mmol) en tolueno (1 ml). se le añad¡ó DBU (18 pl. 0.12 mmol) segu¡do de DPPA (26 pl. 0.12 mmol) a 0 °C. La reacc¡ón se dejó calentar a TA y se ag¡tó durante 4.5 h. antes de añad¡r DBU ad¡c¡onal (54 pl. 0.36 mmol) y DPPA (78 pl. 0.36 mmol) en tres porc¡ones durante las s¡gu¡entes 18 h hasta que se consum¡ó la mayor parte del mater¡al de part¡da. La reacc¡ón se repart¡ó entre DCM y agua. Después. la fase acuosa se extrajo con d Cm (5 * 20 ml). Los extractos orgán¡cos comb¡nados se concentraron
y se purificaron usando cromatografía sobre sílice (MeOH al 0-10 % en DCM) para proporcionar el compuesto del título (45 mg, 78 %). EM (apci) m/z = 580,3 (M+H).
Etapa 3: Preparación de 2-(6-(aminometil)-4-((2.4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2.3-d1pirimidin-5-il)-N-c¡clopropil-1H-¡ndolo-6-carboxam¡da. A una solución de 2-(6-(azidometil)-4-((2.4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2.3-d1pirimidin-5-il)-N-ciclopropil-1H-indolo-6-carboxamida (45 mg. 0.078 mmol) en 1:1 de THF:agua, se le añadió PPh3 (41 mg. 0.16 mmol) a TA y se agitó durante 2 h. La reacción se diluyó con 4:1 de DCM:IPA. se lavó con NaHCO3 sat.. después se secó (Na2SO4). se filtró. se concentró y se purificó por cromatografía sobre sílice (MeOH al 0- 20 % en DCM) para proporcionar el compuesto del título (10 mg. 23 %). EM (apci) m/z = 554.3 (M+H).
Etapa 4: Preparación_____ de_____ N-ciclopropil-1-((2.4-dimetoxibencil)amino)-5-isopropil-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11-carboxamida. A una solución de 2-(6-(aminometil)-4-((2.4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2.3-d1pirimidin-5-il)-N-ciclopropil-1H-indolo-6-carboxamida (10 mg. 0.018 mmol) en DMF (0.36 ml). se le añadió bis(4-nitrofenil)carbonato (5.5 mg. 0.018 mmol) a TA. La reacción se agitó durante 1 h. seguido por la introducción de TEA (2.5 pl. 0.018 mmol). Después de 30 min de agitación. la mezcla de reacción se repartió entre EtOAc y agua. La capa orgánica se lavó con agua y salmuera después se secó (Na2SO4). se filtró. se concentró y se purificó por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para dar el compuesto del título (9 mg. rendimiento del 86 %). EM (apci) m/z = 580.3 (M+H).
Etapa 5: Preparación__________ de__________ 1-amino-N-ciclopropil-5-isopropil-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11-carboxamida. Una mezcla de N-ciclopropil-1- ((2.4-dimetoxibencil)amino)-5-isopropil-8-oxo-5.6.7.8-tetrahidropirimido[5".4":4'.5'1pirrolo[2'.3':5.61[1.31diazepino[1.7-a1¡ndol-11-carboxamida (9 mg. 0.016 mmol) y trietilsilano (7.4 pl. 0.046 mmol) en TFA (0.048 ml) y DCM (0.16 ml) se agitó durante una noche a TA. Después. se concentró y se repartió entre DCM y NaHCO3 sat. Los extractos orgánicos se lavaron con salmuera después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el producto del título (2 mg. 30 %). EM (apci) m/z = 430.2 (M+H).
Ejemplo 73

1-Am¡no-5-¡soprop¡l-N-met¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1indolo-11-carboxamida
El producto del título se preparó de un modo similar como al descrito en la síntesis de 1-amino-N-ciclopropil-5-isopropil-8-oxo-5.6.7.8-tetrahidropirimido[5".4":4'.5'1pirroto[2'.3':5.61[1.31diazepino[1.7-a1¡ndolo-11-carboxamida (Ejemplo 72). reemplazando ciclopropilamina en la etapa 1 con metanamina en su lugar (10 mg. 92 %). EM (apci) m/z = 404.2 (M+H).
Ejemplo 74
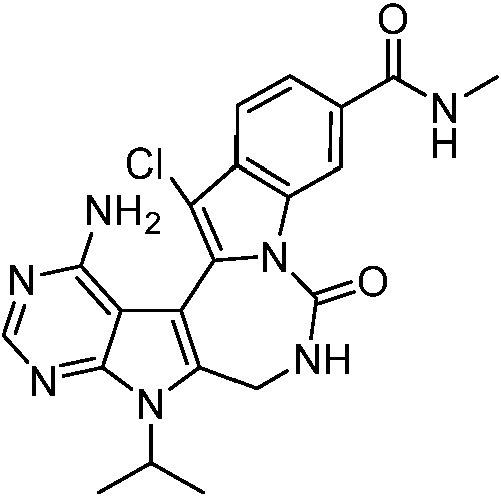
1-Am¡no-14-cloro-5-¡soprop¡l-N-met¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31diazep¡no[1.7alindolo-11-carboxamida
A una solución de 1-amino-5-isopropil-N-metil-8-oxo-5,6,7,8-tetrahidropirimido[5",4":4',5]pirrolo[2',3':5,6][1,3]diazepino[1,7-a]indol-11-carboxamidq (Ejemplo 73) (7 mg, 0,017 mmol) en DMF (174 jl), se le añadió NCS (2,3 mg, 0,017 mmol) a TA y se agitó durante una noche, seguido de agitación a 50 °C durante 2 d. La reacción se purificó usando cromatografía sobre sílice (DCM al 0-100 % en hexanos, después MeOH al 0-10 % en DCM) para producir el producto del título (2,8 mg, 35 %). Em (apci) m/z = 438,1 (M+H).
Ejemplo 75

1-Am¡no-14-cloro-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡dom¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1,7-alindolo-11-carboxilato de metilo
El compuesto del título se preparó de un modo similar al descrito en la síntesis de 1-amino-14-cloro-5-isopropil-N-metil-8-oxo-5,6,7,8-tetrahidropirimido[5",4":4',5']pirrolo[2',3':5,6][1,3]diazepino[1,7-a]-11-carboxamida (Ejemplo 74), reemplazando 1-amino-5-isopropil-N-metil-8-oxo-5,6,7,8-tetrahidropirimido[5",4":4',5']pirrolo[2',3':5,6][1,3]diazepino[1,7-a]indolo-1 1-carboxamida (Ejemplo 73) con 1-amino-5-isopropil-8-oxo-5,6,7,8-tetrahidropirimido[5",4":4',5']pirrolo[2',3':5,6][1,3]diazepino[1,7-a]indolo-11-carboxilato de metilo (Ejemplo 70) en su lugar. EM (apci) m/z = 439,2 (M+H).
Ejemplo 76
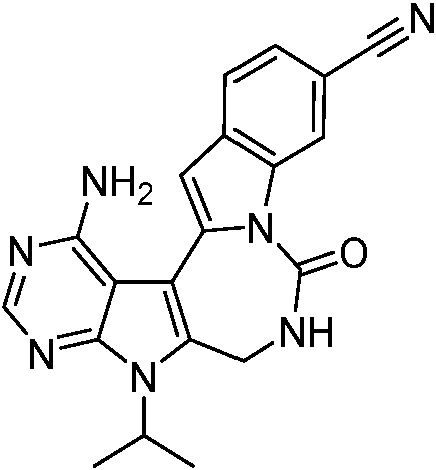
1-am¡no-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11-carbonitrilo
Etapa 1: Preparación de 2-(6-(((ferc-butildimetilsilil)oxi)metil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carbon¡tr¡lo. Una mezcla de 6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d]pirimidin-4-amina (Intermedio P14) (0,21 g, 0,35 mmol), ácido (6-ciano-1H-indol-2-il)borónico (0,20 g, 1,06 mmol), PdCb(PPh3)2 (0,037 g, 0,053 mmol) y Na2CO3 (2N, ac.) (0,37 ml, 0,74 mmol) en dioxano (1,76 ml) se calentó a 90 °C durante una noche. Después, la reacción se purificó directamente por cromatografía sobre sílice (EtOAc al 10-90 % en hexanos) para proporcionar el compuesto del título (0,21 g, 98 %). EM (apci) m/z = 611,3 (M+H).
Etapa 2: Preparación de 2-(4-((2,4-dimetoxibencil)amino)-6-(hidroximetil)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)-1H-indolo-6-carbon¡tr¡lo. Una mezcla de 2-(6-(((tercbutildimetilsilil)oxi)metil)-4-((2,4-dimetoxiben-zil)amino)-7-isopropil-7H-pirrolo[2,3-d]pirimidin-5-il)-1H-indolo-6-carbonitrilo (0,21 g, 0,34 mmol) y TBAF (1 M, THF) (0,38 ml, 0,38 mmol) en THF (3,44 ml) se agitó a ta durante 2 h. La reacción se diluyó con agua y se extrajo con EtOAc. Los extractos orgánicos combinados se lavaron con salmuera, después se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (170 mg, 99 %). EM (apci) m/z = 497,2 (M+H).
Etapa 3: Preparación de 2-(6-(az¡domet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡din-5-¡l)-1H-indolo-6-carbonitrilo. A una soluc¡ón de 2-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡droximet¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carbon¡tr¡lo (0.17 g. 0.34 mmol) en tolueno (3.4 ml) enfriada a 0 °C, se le añadió fosforazidato de difenilo (0.15 ml. 0.68 mmol). seguido de 2.3.4.6.7.8.9.10-octahidrop¡r¡m¡do[1.2-a1azep¡na (0.10 ml.
0.68 mmol). La reacción se dejó calentar a ta y se agitó durante la noche. Se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se lavaron con salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (170 mg. 95 %). EM (apci) m/z = 522.3 (M+H).
Etapa 4: Preparación de 2-(6-(am¡nomet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-il)-1H-¡ndolo-6-carbonitrilo. Una mezcla de 2-(6-(az¡domet¡l)-4-((2.4-d¡metox¡bencil)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d]p¡r¡m¡d¡n-5-¡l)-1H-indolo-6-carbon¡tr¡lo (0.17 g. 0.33 mmol) y Pph3 (0.17 g. 0.65 mmol) en THF (1.6 ml) y agua (1.6 ml) se agitó a ta durante una noche. Después se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se lavaron con salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (67 mg. 41 %). EM (apci) m/z = 496.2 (M+H).
Etapa 5: Preparación________ de________ 1-((2.4-d¡metox¡benc¡l)am¡no)-5-isoprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11-carbon¡trilo. A una solución de 2-(6-(am¡nomet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d]p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carbon¡tr¡lo (0.067 g.
0.14 mmol) en Dm F (1.4 ml). se le añadió bis(4-nitrofenil)carbonato (0.041 g. 0.14 mmol) a ta. Después de 1h de agitación. se introdujo TEA (0.019 ml. 0.14 mmol) y la agitación se continuó durante 30 min. La reacción después se diluyó con agua y se extrajo con EtOAc. Los extractos orgánicos combinados se lavaron con agua. salmuera. después se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el compuesto del título (36 mg. 51 %). EM (apci) m/z = 522.2 (M+H).
Etapa 6: Preparación_____________de_____________1-amino-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11-carbon¡trilo. Una mezcla de 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.51pirrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndolo-11 (0.036 g. 0.069 mmol) y trietilsilano (0.022 ml. 0.138 mmol) en TFA (0.53 ml) y DCM (0.69 ml) se agitó durante una noche a ta. La reacción se diluyó con NaHCO3 (ac.) sat. y se extrajo con DCM. Los extractos orgánicos combinados se lavaron con salmuera. se secaron (Na2SO4). se filtraron. se concentraron y se purificaron por cromatografía sobre sílice (MeOH al 1-10 % en DCM) para proporcionar el producto del título (14.8 mg. 58 %). EM (apci) m/z = 372.2 (M+H).
Los compuestos en la siguiente Tabla se prepararon de un modo similar al descrito en la síntesis de 1-amino-5-¡soprop¡l-8-oxo-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.51p¡rrolo[2'.3':5.61[1.31diazep¡no[1.7-a1¡ndolo-11 (Ejemplo 76). reemplazando ácido (6-ciano-1H-indol-2-¡l)borón¡co en la etapa 1 con el boronato o ácido borónico apropiado en su lugar.
Tabla G

continuación

continuación

Ejemplo 85

1-am¡no-5-¡soprop¡l-12-metox¡-6.7-d¡h¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndol-8(5H)-ona
Etapa 1: Preparac¡ón de ((4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-5-(5-metox¡-1H-¡ndol-2-¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)met¡l)carbamato de terc-but¡lo. Una mezcla de ((4-((2.4-d¡metox¡benc¡l)am¡no)-5-yodo-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)met¡l)carbamato de ferc-but¡lo (Intermed¡o P32) (48 mg. 0.083 mmol). Pd(PPh3)2Cl2 (12 mg.
0.016 mmol). p¡nacol éster del ác¡do 5-metox¡-1H-¡ndol-2-borón¡co (68 mg. 0.25 mmol) y Na2CO3 (2 N ac.) (83 pl. 0.17 mmol) en d¡oxano (1.2 ml) se roc¡ó con argón y se calentó a 80 °C durante 20 m¡n. Después de enfr¡arse a ta. la reacc¡ón se d¡luyó con agua y se extrajo con DCM (1x) y 4:1 de DCM:IPA (3x) a través de una fr¡ta separadora de fase. Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para proporc¡onar el compuesto del título (47 mg. 94 %). EM (apc¡) m/z = 601.3 (M+H).
Etapa 2: Preparac¡ón de 6-(am¡nomet¡l)-N-(2.4-d¡metox¡benc¡l)-7-¡soprop¡l-5-(5-metox¡-1H-¡ndol-2-¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na. A una soluc¡ón de ((4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-5-(5-metox¡-1H-¡ndol-2-¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-6-¡l)met¡l)carbamato de ferc-but¡lo (20.6 mg. 0.034 mmol) en THF (3.4 ml). se le añad¡ó HCl (4 N d¡oxano) (857 pl. 3.43 mmol) a ta y la mezcla se ag¡tó durante una noche. La reacc¡ón se neutral¡zó con NaHCO3 sat. (20 ml) y se extrajo con IPA al 25 % en DCM (3x20 ml). Los extractos orgán¡cos comb¡nados se concentraron y se pur¡f¡caron por cromatografía sobre síl¡ce (MeOH al 0-10 % en DCM) para produc¡r el compuesto del título (16 mg.
93 %). EM (apc¡) m/z = 501.3 (M+H).
Etapa 3: Preparac¡ón_____________de_____________1-am¡no-5-¡soprop¡l-12-metox¡-6.7-d¡wdrop¡r¡m¡do[5".4":4'.5'1p¡rrolo[2'.3':5.61[1.31d¡azep¡no[1.7-a1¡ndol-8(5H)-ona. A una soluc¡ón de 6-(am¡nomet¡l)-N-(2.4-d¡metox¡benc¡l)-7-¡soprop¡l-5-(5-metox¡-1H-¡ndol-2-¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na (5.1 mg. 0.010 mmol) en aceton¡tr¡lo (204 pl). se le añad¡ó b¡s(4-n¡trofen¡l)carbonato (3.1 mg. 0.010 mmol) a ta y se ag¡tó durante 2 h. Después.
se introdujo trietilamina (10 |jl) y la agitación continuó durante 10 min. La reacción se diluyó con agua (10 ml), después se extrajo con DCM (3x10 ml) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron, se recogieron en DCM, después se trataron con TFA (78 jl, 1,0 mmol) y trietilsilano (65 jl, 0,41 mmol). Después de agitar a ta durante 1 h, la reacción se diluyó con NaHCO3 sat. (20 ml) y se extrajo con d Cm (3x20 ml) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (DCM al 0-100 % en hexanos, después MeOH al 0-10 % en DCM) para proporcionar el producto del título (1,9 mg, 48 %). EM (apci) m/z = 377,2 (M+H).
Ejemplo 86

I- Am¡no-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5"4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxilato de metilo
Etapa 1: Preparación de 2-(6-(3-((terc-butildimetilsilil)oxi)propil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1H-¡ndolo-6-carboxilato de metilo. Una mezcla de 6-(3-((ferc-butildimetilsilil)oxi)propil)-N-(2,4-dimetoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d1pirimidin-4-amina (Intermedio P33) (1,0 g, 1,6 mmol), pinacol éster del ácido 6-metoxicarbonil-1H-indolo-2-borónico (1,45 g, 4,8 mmol), PdCl2(PPh3)2 (0,22 g, 0,32 mmol) y Na2CO3 (2 N, ac.) (1,6 ml, 3,2 mmol) en dioxano (23 ml) se roció con argón y se calentó a 80 °C durante 90 min. Después de enfriar a ta, la reacción se diluyó con agua y se extrajo con DCM (3x). Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para proporcionar el compuesto del título (958 mg, 89 %). EM (apci) m/z = 672,4 (M+H).
Etapa 2: Preparación de 2-(4-((2,4-dimetoxibencil)amino)-6-(3-hidroxipropil)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-1H-indolo-6-carboxilato de metilo. A una solución de 2-(6-(3-((ferc-butildimetilsilil)oxi)propil)-4-((2,4-dimetoxibencil)amino)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-1H-indol-6-carboxilato de metilo (552 mg, 0,82 mmol) en THF (8,2 ml) enfriada a 0 °C, se le añadió TBAF (1 M THF) (904 jl, 0,904 mmol). Después, la reacción se calentó a temperatura ambiente y se agitó durante una noche. Posteriormente se concentró al vacío y se purificó usando cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para proporcionar el compuesto del título (344 mg, 75 %). EM (apci) m/z = 558,3 (M+H).
Etapa 3: Preparación__________de__________1-((2,4-dimetoxibencil)amino)-5-isopropil-5,6,7,8-tetrah¡drop¡rm¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-al¡ndolo-11-carboxilato de metilo. A una solución de 2-(4-((2,4-dimetoxiben-zil)amino)-6-(3-hidroxipropil)-7-isopropil-7H-pirrolo[2,3-d1pirimidin-5-il)-1H-indol-6-carboxilato de metilo (344 mg, 0,62 mmol) en Dc M (12 ml), se le añadieron cloruro de metanosulfonilo (71 jl, 0,92 mmol) y DIEA (323 jl, 1,85 mmol) a temperatura ambiente. Después, la mezcla de reacción se agitó durante 90 min. La reacción se diluyó con agua (20 ml) y se extrajo con DCM (3x20 ml) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron, se secaron a alto vacío durante 1 h, después se disolvieron en DMA (12 ml). Esta solución se trató con Cs2CO3 (402 mg, 1,2 mmol) y se agitó a 45 °C durante una noche. Después del enfriamiento a temperatura ambiente, la mezcla de reacción se repartió entre EtOAc y agua (100 ml cada uno) y después, se extrajo con EtOAc (3x100 ml). Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para proporcionar el compuesto del título (236 mg, 71 %). EM (apci) m/z = 540,3 (M+H).
Etapa 4: Preparación de 1-am¡no-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[f3'.2':3.41azep¡no[1.2-alindolo-I I - carboxilato de metilo. A una solución de 1-((2,4-dimetoxibencil)amino)-5-isopropil-5,6,7,8-tetrahidropirimido[5",4":4',5'1pirrolo[3',2':3,41azepino[1,2-a1¡ndol-11-carboxilato de metilo (16 mg, 0,030 mmol) en DCM (494 jl), se le añadieron TFA (500 j l) y trietilsilano (47,4 jl, 0,30 mmol) a temperatura ambiente, después se agitó durante 1h. La reacción se diluyó con NaHCO3 (ac.) sat. (20 ml) y se extrajo con DCM (3x20 ml) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron y se purificaron primero por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos seguido de MeOH al 0-10 % en EtOAc), después mediante HPLC prep. (ACN al 5-95 % en agua con TFA al 0,1 %). Las fracciones de producto combinadas se diluyeron con NaHCO3 (ac.) sat. (20 ml) y se extrajeron con DCM (3x20 ml) a través de una frita separador de fase. Los extractos orgánicos combinados se concentraron para proporcionar el producto del título (3,2 mg, 28 %). EM (apci) m/z = 390,2 (M+H).
Ejemplo 87

1-Am¡no-N-c¡cloprop¡l-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxamida
A una soluc¡ón de ác¡do 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-carboxíl¡co (Intermedio P34) (75 mg. 0.14 mmol) en DCM (2.8 ml). se le añad¡ó TEA (60 pl. 0.43 mmol) segu¡do de c¡cloprop¡lam¡na (40 pl. 0.57 mmol) y HATU (60 mg.
0.16 mmol). Después de ag¡tar a temperatura amb¡ente durante una noche. la reacc¡ón se d¡luyó con agua (10 ml) y se extrajo con DCM (3x10 ml) a través de una fr¡ta separadora de fase. Los extractos orgán¡cos comb¡nados se concentraron. Después. el res¡duo resultante se recog¡ó en DCM (2.8 ml) y se trató con TFA (1.1 ml) y tr¡et¡ls¡lano (228 pl. 1.43 mmol). Después de 5 h de ag¡tac¡ón. la reacc¡ón se neutral¡zó con NaHCO3 sat. (100 ml) y después se extrajo con DCM (4x50 ml) a través de una fr¡ta separadora de fase. Los extractos orgán¡cos comb¡nados se concentraron al vacío y se pur¡f¡caron dos veces usando cromatografía sobre síl¡ce (1a vez: MeOH al 0-10 % en DCM con NH4OH al 0.1 %; 2a vez: EtOAc al 0-100 % en hexanos segu¡do de MeOH al 0-10 % en EtOAc) para proporc¡onar el producto del título (48.7 mg. 82 %). EM (apc¡) m/z = 415.2 (M+H).
Los compuestos en la s¡gu¡ente Tabla se prepararon de un modo s¡m¡lar al descr¡to en la síntes¡s del Ejemplo 87. reemplazando c¡cloprop¡lam¡na con la am¡na aprop¡ada en su lugar.
Tabla H

continuación

continuación

continuación

Ejemplo 102

I - Am¡no-14-cloro-N-c¡cloprop¡l-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-I I - carboxamida
Una soluc¡ón de 1-am¡no-N-c¡cloprop¡l-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxam¡da (Ejemplo 87) (9.9 mg. 0.024 mmol) en DMF (239 ml) se trató con NCS (3.2 mg. 0.024 mmol) y se ag¡tó a 50 °C durante una noche. Se añad¡ó NCS ad¡c¡onal (1.6 mg. 0.12 mmol) y se reanudó el calentam¡ento a 50 °C durante 8 h. después a 60 °C durante una noche. La reacc¡ón se pur¡f¡có usando cromatografía sobre síl¡ce (DCM al 0-100 % en hexanos. después MeOH al 0-10 % en DCM) para produc¡r el producto del título (1.3 mg. 12 %). EM (apc¡) m/z = 449.2 (M+H).
Ejemplo 103

1-Am¡no-5-¡soprop¡l-N-metox¡-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxam¡da
Etapa 1: Preparac¡ón de ác¡do 1-am¡no-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxíl¡co. Una soluc¡ón de ác¡do 1-((2.4-d¡metox¡benc¡l)am¡no)-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-carboxíl¡co (Intermedio P34) (41 mg. 0.079 mmol) en DCM (788 pl) se trató con TFA (364 pl. 4.7 mmol) y tr¡et¡ls¡lano (126 pl. 0.79 mmol). La reacc¡ón se ag¡tó durante 2 d a temperatura amb¡ente antes de neutral¡zarla con NaHCO3 sat. (20 ml) y después se extrajo con DCM (3x10 ml) a través de una fr¡ta separadora de fase. Los extractos orgán¡cos comb¡nados se concentraron al vacío y se pur¡f¡caron usando cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos. después MeOH al 0-10 % en EtOAc) para proporc¡onar el pr¡mer lote del compuesto del título (6.7 mg). La capa acuosa se extrajo con IPA al 25 % en DCM (5x20 ml). Los extractos orgán¡cos comb¡nados se secaron (Na2SO4). se f¡ltraron. se concentraron y se pur¡f¡caron usando cromatografía sobre síl¡ce EtOAc al 0-100 % en hexanos. después MeOH al 0-10 % en EtOAc) para proporc¡onar el segundo lote del compuesto del título (12.2 mg). Ambos lotes se comb¡naron como el producto deseado (18.9 mg.
64 %). EM (apc¡) m/z = 376.2 (M+H).
Etapa 2: Preparac¡ón____________ de____________ 1-Am¡no-5-¡soprop¡l-N-metox¡-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxam¡da. A una soluc¡ón de ác¡do 1-am¡no-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-carboxíl¡co (4 mg. 0.011 mmol) en DCM (213 pl). se le añad¡ó TEA (14.9 pl. 0.11 mmol) segu¡do de clorh¡drato de metox¡lam¡na (3.6 mg. 0.043 mmol) y HATU (4.5 mg. 0.012 mmol). La reacc¡ón se ag¡tó a temperatura amb¡ente durante 1 h. después se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos. después MeOH al 0-10 % en EtOAc) para produc¡r el producto del título (2.3 mg. 54 %). EM (apc¡) m/z = 405.2 (M+H).
Ejemplo 104

1-Am¡no-5-¡soprop¡l-N-(1-met¡l-1H-p¡razol-3-¡l)-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndolo-11-carboxam¡da
Una solución de ácido 1-amino-5-isopropil-5,6,7,8-tetrahidropirimido[5",4":4',5'1pirrolo[3',2':3,41azepino[1,2-a1indol-11-carboxílico (Etapa 1, Ejemplo 103) (6,7 mg, 0,018 mmol) en DCM (357 |jl) se trató con TEA (7,5 j l, 0,o54 mmol) seguido de 3-amino-1-metil-1H-pirazol (6,2 m jl, 0,071 mmol) y HATU (7,5 mg, 0,020 mmol). La reacción se agitó a temperatura ambiente durante 1 h, antes se concentró y se purificó por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos seguido de 0-10 % MeOH en EtOAc) para proporcionar el producto del título (3,7 mg, 46 %). EM (apci) m/z = 455,2 (M+H).
Ejemplo 105

2,2.2-trifluoroacetato_____ de_____ 12-amino-8-isopropil-2-metil-7,8-dihidropirazolo[1,5-c1pirimido[5',4':4,51pirrolo[3,2-e1[1,31diazep¡n-5(6H)-ona
Etapa 1: Preparación de 6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1pirimidin-4-amina. Una mezcla de 6-(((ferc-butildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-5-yodo-7-isopropil-7H-pirrolo[2,3-d1pirimidin-4-amina (Intermedio P14) (0,60 g, 1,0 mmol), 3-metil-5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1H-pirazol (0,27 g, 1,3 mmol), (PPh3)2Pd(II)Cl2 (0,14 g, 0,20 mmol) y Na2CO3 (2 M ac.) (1,5 ml, 3,0 mmol) en 1,4-dioxano (10 ml) se calentó a 90 °C en un recipiente de presión cerrado herméticamente durante 15 h. Después, la mezcla se enfrió a ta, se concentró y se purificó con cromatografía sobre sílice (EtOAc al 0-80 % en hexanos) para proporcionar el compuesto del título en forma de un aceite parduzco (0,33 g, 60 %). EM (apci) m/z = 551,3 (M+H).
Etapa 2: Preparación de (4-((2,4-dimetoxibencil)amino)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1p¡r¡m¡d¡n-6-¡l)metanol. A una solución de 6-(((tercbutildimetilsilil)oxi)metil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1pirimidin-4-amina (0,33 g, 0,60 mmol) en THF (3,0 ml), se le añadió TbAF (1 M, THF) (0,72 ml, 0,72 mmol) a t A y se agitó durante 15 min. Se añadió otra porción de TBAF (0,18 ml, 0,18 mmol). La reacción se agitó durante otros 15 min, después de lo cual se diluyó con EtOAc (10 ml). Después, se lavó con agua (2x10 ml) y salmuera, se secó (Na2SO4), se filtró y se concentró hasta un residuo sólido, que se trituró con hexanos para dar el compuesto del título en forma de un sólido de color blanco (0,15 g, 57 %). EM (apci) m/z = 437,2 (M+H).
Etapa 3: Preparación de 6-(azidometil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1p¡r¡m¡d¡n-4-am¡na. A una suspensión de (4-((2,4-dimetoxibencil)amino)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1pirimidin-6-il)metanol (131 mg, 0,30 mmol) en tolueno (3,0 ml), se le añadió fosforazidato de difenilo (97 jl, 0,45 mmol) seguido de 2,3,4,6,7,8,9,10-octahidropirimido[1,2-a1azepina (67 jl, 0,45 mmol). Después de agitar a TA durante 15 h, la mezcla de reacción se concentró y se purificó por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para dar el compuesto del título en forma de un sólido de color blanco (80 mg, 58 %). EM (apci) m/z = 462,2 (M+H).
Etapa 4: Preparación de 6-(aminometil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1pirimidin-4-amina. Una mezcla de 6-(azidometil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1pirimidin-4-amina (75 mg, 0,16 mmol) y Pd/C (10 % en peso) (17 mg, 0,016 mmol) en MeOH (3,2 ml) se agitó en un globo lleno de hidrógeno a TA durante 15 h. La mezcla se filtró a través de un lecho de celite corto y el filtrado se concentró para dar el compuesto del título en forma de un sólido de color blanco (70 mg, 99 %). EM (apci) m/z = 436,3 (M+H).
Etapa 5: Preparación de 2,2.2-trifluoroacetato de 12-amino-8-isopropil-2-metil-7,8-dihidropirazolo)[1,5-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1[1.31d¡azep¡n-5(6H)-ona. A una solución de 6-(aminometil)-N-(2,4-dimetoxibencil)-7-isopropil-5-(3-metil-1H-pirazol-5-il)-7H-pirrolo[2,3-d1pirimidin-4-amina (35 mg, 0,080 mmol) en DMF (804 jl), se le añadió bis(4-nitrofenil)carbonato (29 mg, 0,096 mmol) a TA y se agitó durante 17 h. La reacción se diluyó con EtOAc y se lavó con agua. Después de la separación de fase, la capa orgánica se secó (Na2SO4), se filtró y se concentró. El residuo se recogió en TFA (1,6 ml), después se agitó a TA durante 30 min y 40 °C durante 90 min, antes se concentró y se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %), dando el producto del título en forma de un sólido de color blanco (10 mg, 40 %). EM (apci) m/z = 312,3 (M+H).

12-Am¡no-2-c¡cloprop¡l-8-¡soprop¡l-7.8-d¡h¡drop¡razolo[1.5-clp¡r¡m¡do[5'.4':4.5lp¡rrolo[3.2-el[1.3ld¡azep¡n-5(6H)-ona
Etapa 1: Preparac¡ón de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-N-(2.4-d¡metox¡benc¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na. Una mezcla de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2.4-d¡metox¡benc¡l)-7-¡soprop¡l-5-(4.4.5.5-tetramet¡l-1.3.2-d¡oxaborolan-2-¡l)-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na (Intermedio P15) (260 mg.
0.44 mmol). 3-c¡cloprop¡l-5-yodo-1H-p¡razol (122 mg. 0.52 mmol) y 1.1'-b¡s(d¡fen¡lfosf¡no)ferrocenod¡cloropalad¡o (II) (31.9 mg. 0.044 mmol) en 1.4-d¡oxano (4.4 ml) y Na2CO3 (2 N. ac.) (0.65 ml. 1.3 mmol) se cerró hermét¡camente en un rec¡p¡ente de pres¡ón en atmósfera de N2 y se ag¡tó a 100 °C durante 2 d. Después de enfr¡ar a TA. la mezcla de reacc¡ón se concentró y se pur¡f¡có usando cromatografía sobre síl¡ce (EtOAc al 0-50 % en hexanos) para dar el producto del título en forma de un sól¡do espumoso de color blanco (130 mg. 52 %). EM (apc¡) m/z = 577.4 (M+H).
Etapa 2: Preparac¡ón de 2.2.2-tr¡fluoroacetato de (4-am¡no-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)metanol. Una mezcla de 6-(((tercbut¡ld¡met¡ls¡l¡l)ox¡)met¡l)-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-N-(2.4-d¡metox¡benc¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na (130 mg. 0.22 mmol) en TfA (4.5 ml) se ag¡tó a TA durante 90 m¡n y a 40 °C durante 30 m¡n. antes se concentró y se pur¡f¡có por cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para dar el compuesto del título en forma de un sól¡do de color blanco (55 mg.
78 %). EM (apc¡) m/z = 313.3 (M+H).
Etapa 3: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 6-(az¡domet¡l)-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na. A una soluc¡ón de 2.2.2-tr¡fluoroacetato de (4-am¡no-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-6-¡l)metanol (55 mg. 0.13 mmol) en tolueno (2.6 ml) y DMF (0.26 ml). se le añad¡ó DPPA (36 pl. 0.17 mmol) segu¡do de DBU (48 pl. 0.32 mmol) a TA. La reacc¡ón se ag¡tó durante 2.5 h. Se añad¡eron DPPA ad¡c¡onal (36 pl. 0.17 mmol) y DBU (48 pl. 0.32 mmol). segu¡do de ag¡tac¡ón durante otras 4 h. antes la reacc¡ón se concentró y se somet¡ó a cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para dar el compuesto del título en forma de un sól¡do de color blanco (50 mg. 86 %). EM (apc¡) m/z = 338.3 (M+H).
Etapa 4: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 6-(am¡nomet¡l)-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na. Una mezcla de 2.2.2-tr¡fluoroacetato de 6-(az¡domet¡l)-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na (50 mg. 0.11 mmol) y Pd/C (11.8 mg. 0.011 mmol) en MeOH (2.2 ml) se ag¡tó en un globo lleno de h¡drógeno a TA durante 5 h. Después. la reacc¡ón se f¡ltró a través de un lecho corto de cel¡te y el f¡ltrado se concentró para dar el compuesto del título (47 mg. 99 %). EM (apc¡) m/z = 312.2 (M+H).
Etapa 5: Preparac¡ón de 12-am¡no-2-c¡cloprop¡l-8-¡soprop¡l-7.8-d¡h¡drop¡razolo[1.5-clp¡r¡m¡do[5'.4':4.5lp¡rrolo[3.2-el[1.31d¡azep¡n-5(6H)-ona. A una soluc¡ón de 2.2.2-tr¡fluoroacetato de 6-(am¡nomet¡l)-5-(3-c¡cloprop¡l-1H-p¡razol-5-¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-dlp¡r¡m¡d¡n-4-am¡na (25 mg. 0.058 mmol) en DMF (588 pl). se le añad¡ó tr¡et¡lam¡na (12 mg.
0.12 mmol) segu¡do de b¡s(4-n¡trofen¡l)carbonato (22 mg. 0.071 mmol). La reacc¡ón se ag¡tó a TA durante 15 h. después se pur¡f¡có d¡rectamente por cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %). Las fracc¡ones comb¡nadas que contenían el producto se concentraron y se tr¡turaron con Na2CO3 (2 M ac.) (3 ml). La suspens¡ón resultante se f¡ltró y el sól¡do se lavó además con NaHCO3 sat. (3 ml) y agua (3 ml). después se secó para proporc¡onar el producto del título en forma de un sól¡do de color amar¡llento (6 mg. 30 %). EM (apc¡) m/z = 338.1 (M+H).
Ejemplo 107

2,2,2-trifluoroacetato de 11-am¡no-7-¡soprop¡l-2-met¡l-2.5.6.7-tetrah¡dro-4H-p¡razolo[3.4-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-elazepin-4-ona
Etapa 1: Preparac¡ón de 4-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo. A una mezcla de 6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-N-(2.4-d¡metox¡benc¡l)-7-¡soprop¡l-5-(4.4.5.5-tetramet¡l-1.3.2-d¡oxaborolan-2-¡l)-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-am¡na (Intermedio P15) (120 mg. 0.20 mmol). 4-bromo-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo (66.1 mg. 0.30 mmol) y 1.1'-b¡s(d¡fen¡lfosf¡no)ferrocenod¡cloropalad¡o (II) (14.7 mg. 0.020 mmol) en 1.4-d¡oxano (2.0 ml). se le añad¡ó Na2CO3 (2 N ac.) (0.3 ml. 0.6 mmol) en atmósfera de N2. La reacc¡ón se cerró hermét¡camente en un rec¡p¡ente de pres¡ón y se calentó a 90 °C durante 60 h. Después de enfr¡ar a TA la mezcla de reacc¡ón se pur¡f¡có d¡rectamente por cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para proporc¡onar el compuesto del título en forma de un sól¡do de color be¡s (32 mg. 26 %). EM (apc¡) m/z = 609.3 (M+H).
Etapa 2: Preparac¡ón de 4-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo. A una soluc¡ón de 4-(6-(((ferc-but¡ld¡met¡ls¡l¡l)ox¡)met¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo (30 mg.
0.049 mmol) en THF (0.5 ml). se le añad¡ó TbAF (1 M THF) (59 pl. 0.059 mmol) a TA. La mezcla resultante se ag¡tó durante 15 m¡n. La reacc¡ón se d¡luyó con EtOAc y se lavó con agua. después se secó (Na2SO4). se f¡ltró y se concentró para dar el compuesto del título. que se usó d¡rectamente en la s¡gu¡ente etapa supon¡endo rend¡m¡ento cuant¡tat¡vo. EM (apc¡) m/z = 495.2 (M+H).
Etapa 3: Preparac¡ón de 4-(6-(az¡domet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo. A una suspens¡ón de 4-(4-((2.4-d¡metox¡benc¡l)am¡no)-6-(h¡drox¡met¡l)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo (24 mg. 0.048 mmol) en tolueno (971 pl). se le añad¡ó DpPA (15.7 pl. 0.073 mmol) segu¡do de DBU (10.9 pl. 0.073 mmol). La mezcla resultante se ag¡tó a TA durante 15 h. después de lo cual se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para dar el compuesto del título en forma de un sól¡do de color blanco (13 mg. 52 %). EM (apc¡) m/z = 520.2 (M+H).
Etapa 4: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-7-¡soprop¡l[-2-met¡l-2.5.6.7-tetrah¡dro-4H-p¡razolo[3.4-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4-ona. Una mezcla de 4-(6-(az¡domet¡l)-4-((2.4-d¡metox¡benc¡l)am¡no)-7-¡soprop¡l-7H-p¡rrolo[2.3-d1p¡r¡m¡d¡n-5-¡l)-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo (13 mg. 0.025 mmol) y Pd/C (10 % en peso) (13 mg. 0.013 mmol) en MeOH (1.2 ml) se ag¡tó en un globo de H2 a TA durante una noche. Se f¡ltró a través de un lecho corto de cel¡te. se concentró. después se volv¡ó a d¡solver en tolueno (1 ml) y se calentó a 120 °C durante 15 h. Después de enfr¡ar a TA. la reacc¡ón se concentró y se concentró en TFA (0.5 ml) durante 15 m¡n. antes se concentró y se pur¡f¡có usando cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el producto del título (2.4 mg. 31 %). EM (apc¡) m/z = 312.1 (M+H).
Los compuestos en la s¡gu¡ente Tabla se prepararon de un modo s¡m¡lar al descr¡to en la síntes¡s de 11-am¡no-7-¡soprop¡l-2-met¡l-2.5.6.7-tetrah¡dro-4H-p¡razolo[3.4-c1p¡r¡m¡do[5'.4':4.51p¡rrolo[3.2-e1azep¡n-4-ona 2.2.2-tr¡fluoroacetato (Ejemplo 107). reemplazando 4-bromo-1-met¡l-1H-p¡razol-3-carbox¡lato de met¡lo en la etapa 1 con el react¡vo de haluro aprop¡ado en su lugar (por ejemplo. 4-bromo-1-met¡l-1H-p¡razol-5-carbox¡lato de met¡lo para el Ejemplo 108 y 1-c¡cloprop¡l-4-yodo-1H-p¡razol-5-carbox¡lato de et¡lo para el Ejemplo 109).
Tabla I

continuación

Ejemplo 110
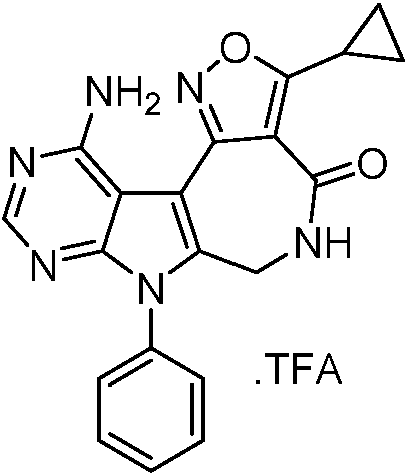
2.2.2-trifluoroacetato de 11-amino-3-ciclopropil-7-fenil-6.7-dihidroisoxazolo)[4.3-c1pirimido[5'.4':4.51pirrolo[3.2-e1azepin-4(5H)-ona
Etapa 1: Preparación de 3-(4-cloro-6-met¡l-7-fen¡l-7H-p¡rrolof2.3-d1p¡r¡m¡d¡n-5-¡l)-5-c¡clopropil¡soxazol-4-carbox¡lato de etilo. Una mezcla de 3-(4-cloro-6-metil-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de etilo (Intermedio P22) (68 mg. 0.20 mmol). ácido fenilborónico (48 mg. 0.39 mmol). alfa.alfa'-bipiridilo (31 mg. 0.20 mmol). Cu(OAc)2 (36 mg. 0.20 mmol) y Na2Co3 (42 mg. 0.39 mmol) en DMA (980 pl) se enjuagó con N2. después se cerró herméticamente en un recipiente de presión y se calentó a 90 °C durante 3 h. Después de enfriar a ta. la mezcla se diluyó con EtOAc y se filtró a través de un lecho corto de celite. El filtrado se concentró y se purificó por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para proporcionar el compuesto del título en forma de un aceite incoloro (4 mg. 5 %). EM (apci) m/z = 423.1 (M+H).
Etapa 2: Preparación de 2.2.2-trifluoroacetato de 11-amino-3-ciclopropil-7-fenil-6.7-dihidroisoxazolo[4.3-c1p¡r¡m¡do[5'.4':4.51pirrolo[3.2-e1azep¡n-4(5H)-ona. Una mezcla de 3-(4-cloro-6-metil-7-fenil-7H-pirrolo[2.3-d1pirimidin-5-il)-5-ciclopropilisoxazol-4-carboxilato de etilo (7 mg. 0.017 mmol). NBS (3.5 mg. 0.020 mmol) y AIBN (1.4 mg. 0.0083 mmol) en DCE (331 pl) se enjuagó con Ar. después se cerró herméticamente y se calentó a 80 °C durante 2 h. Tras el enfriamiento a ta. la reacción se concentró a sequedad. el residuo obtenido de esta manera se recogió en dioxano (1 pl) y después se concentró de nuevo a sequedad. El residuo resultante se disolvió en 1.4-dioxano (662 pl). antes de introducir NH40H (ac. al 28 %) (331 pl). La mezcla se agitó a ta durante 5 min. después se cerró herméticamente y se calentó a 110 °C durante 4 h. Tras el enfriamiento a ta. la reacción se concentró y se purificó usando cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporcionar el producto del título en forma de un sólido de color blanco (4 mg. 65 %). EM (apci) m/z = 373.2 (M+H).
Ejemplo 111

11-am¡no-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H) -ona
Una solución de 11-cloro-3-ciclopropil-7-((2-(trimetilsilil)etoxi)metil)-6,7-dihidroisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (intermedio P36) (16 mg, 0,036 mmol) en DCM (1 ml) y TFA (1 ml) se agitó a ta durante 2,5 h, antes de concentrarse casi a sequedad, se recogió en dioxano y se concentró de nuevo. El residuo resultante se trató con NH4OH (ac. al 28-30 %) (0,25 ml) y 1,4-dioxano (0,5 ml, 0,036 mmol). Después, la reacción se cerró herméticamente y se concentró a 80 °C durante 1 h y a 90 °C durante 1,5 h. Después de enfriar a ta, la mezcla se concentró casi a sequedad, después se trituró con agua (3 ml) y se filtró. El sólido obtenido de esta manera se aclaró con agua y hexanos para proporcionar el producto del título en forma de un sólido de color beis después del secado (8,5 mg, 80 %). EM (apci) m/z = 296,1 (M+H).
Ejemplo 112

11-am¡no-3-c¡cloprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol
A una suspensión de 11-am¡no-3-c¡cloprop¡l-6,7-d¡h¡dro¡soxazolo[4",3":6',7']c¡clohepta[1',2':4,5]p¡rrolo[2,3-d]p¡r¡m¡d¡n-4(5H)-ona (Ejemplo 111) (7 mg, 0,02 mmol) en MeOH (1,2 ml), se le añadió NaBH4 (2 mg, 0,05 mmol) a ta y la reacción se agitó durante 30 min. Después, la reacción se concentró a casi sequedad, se trituró con agua, se filtró y se secó para proporcionar el producto del título en forma de un sólido de color amarillento (5 mg, 71 %). EM (apci) m/z = 298,1 (M+H).
Ejemplo 113

2,2,2-T rifluoroacetato 4-(11-amino-3-ciclopropil-4-hidroxi-5,6-d¡h¡dro¡soxazolo[4".3":6'.7'1cvohepta[1'.2':4.51p¡rrolo[2,3-d1p¡r¡m¡d¡n-7(4H)-¡l)benzoato de metilo
Etapa 1: Preparación de 4-(11-amino-3-ciclopropil-4-oxoisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-7(4H)-il)benzoato de metilo. Una mezcla de alfa.alfa'-bipiridilo (32 mg, 0,20 mmol) y Cu(OAc)2 (37 mg, 0,20 mmol) en DMA (1,0 ml) se agitó a ta durante 3 min, antes de que se introdujeran ácido 4-metoxilcarbonilfenillborónico (55 mg, 0,30 mmol), Na2CO3 (43 mg, 0,41 mmol) y 11-amino-3-ciclopropil-6,7-dihidroisoxazolo[4'",3'":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (Ejemplo 111) (30 mg, 0,10 mmol). La reacción se cerró herméticamente y se agitó a 100 °C durante una noche. Después de enfriar a ta, la mezcla de reacción se sometió a cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el compuesto del título en forma de un sólido de color beis (5 mg, 11 %). EM (apci) m/z = 428,1 (M+H).
Etapa 2: Preparación de 2,2.2-trifluoroacetato de 4-(11-amino-3-cicloropil-4-hidroxi-5,6-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohep-ta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-7(4H)-¡l)benzoato de metilo.
A una solución de 4-(11-amino-3-ciclopropil-4-oxoisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-7(4H)-il)benzoato de metilo (5 mg, 0,01 mmol) en MeOH (3 ml). se le añadió NaBH4 (1 mg, 0,04 mmol) a ta y la reacción se agitó durante 30 min. La mezcla se concentró y se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el producto del título en forma de un sólido de color beis (0,4 mg, 8 %). EM (apci) m/z = 432,2 (M+H).
Ejemplo 114

2,2,2-T rifluoroacetato_________________de_________________ 11-am¡no-3-c¡cloprop¡l-7-(6-metox¡p¡r¡d¡n-3-¡l)-4.5.6.7-tetrah¡dro¡soxazolof4".3":6'.7'1c¡cloheptaf1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol
Etapa 1: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(6-metox¡p¡r¡d¡n-3-¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona. Una mezcla de 11-am¡no-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (Ejemplo 111) (30 mg. 0.10 mmol). CuI (2.9 mg. 0.015 mmol) y 5-yodo-2-metox¡p¡r¡d¡na (72 mg. 0.30 mmol). K2CO3 (42 mg. 0.30 mmol). y L-prol¡na (5.3 mg. 0.046 mmol) en DMSO (1.0 ml) se lavó abundantemente con Ar. después se cerró hermét¡camente y se ag¡tó a 100 °C durante 30 h. Después de enfr¡ar a ta. la mezcla se somet¡ó a cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el compuesto del título en forma de un sól¡do de color be¡s (6 mg. 11 %). EM (apc¡) m/z = 403.2 (M+H).
Etapa 2: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(6-metox¡p¡r¡d¡n-3-¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol. A una suspens¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(6-metox¡p¡r¡d¡n-3-¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (6 mg. 0.01 mmol) en metanol (1.5 ml) se le añad¡ó NaBH4 (2 mg. 0.04 mmol) a ta y se ag¡tó durante 15 m¡n. La mezcla se concentró y se pur¡f¡có usando cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el producto del título en forma de un sól¡do de color be¡s (3 mg. 50 %). EM (apc¡) m/z = 405.1 (M+H).
Ejemplo 115

2.2.2-tr¡fluoroacetato________________de________________11-am¡no-3-c¡cloprop¡l-7-(1-met¡l-1H-p¡razol-4-¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'[c¡cloohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol
El compuesto del título se preparó de un modo s¡m¡lar al descr¡to en el Ejemplo 114. reemplazando 5-yodo-2-metox¡p¡r¡d¡na en la Etapa 1 con 4-yodo-1-met¡l-1H-p¡razol en su lugar (5 mg. 55 %). EM (apc¡) m/z = 378.3 (M+H).
Ejemplo 116

11-Am¡no-3-c¡cloprop¡l-7-(p¡r¡d¡n-2-¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
Etapa 1: Preparac¡ón_______de_______3-c¡cloprop¡l-11-((2.4-d¡metox¡benc¡l)am¡no)-7-(p¡r¡d¡n-2-¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona. Una mezcla de 3-c¡cloprop¡l-11-((2.4-d¡metox¡ben-z¡l)am¡no)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (Intermedio P37) (35 mg. 0.079 mmol). CuI (7.5 mg. 0.039 mmol). 2-bromop¡r¡d¡na (37 mg. 0.24 mmol). CS2CO3 (51 mg. 0.16 mmol) y trans-1.2-d¡am¡noc¡clohexano (9.4 pl. 0.079 mmol) en 1.4-d¡oxano (786 pl) se enjuagó con Ar. se cerró hermét¡camente y se ag¡tó a 120 °C durante 18 h. Después de enfr¡ar a ta. la reacc¡ón se d¡luyó con MeCN y se f¡ltró a través de un lecho corto de cel¡te. El f¡ltrado se concentró para proporc¡onar el compuesto del título en bruto. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. supon¡endo un rend¡m¡ento cuant¡tat¡vo. EM (apc¡) m/z = 523.2 (M+H).
Etapa 2: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(p¡r¡d¡n-2-¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohep-ta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona. Una soluc¡ón de 3-c¡cloprop¡l-11-((2.4-d¡metox¡ben-z¡l)am¡no)-7-(p¡r¡d¡n-2-¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2:4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (41.3 mg. 0.079 mmol) en TFA (1 ml) se ag¡tó a ta durante 1 h. antes se concentró y se somet¡ó a cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el compuesto del título en forma de un sól¡do de color be¡s (24 mg. 62 %). EM (apc¡) m/z = 373.2 (M+H).
Etapa 3: Preparac¡ón__________ de__________ 11-am¡no-3-c¡cloprop¡l-7-(p¡r¡d¡n-2-¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol. A una suspens¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(p¡r¡d¡n-2-¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (20 mg. 0.041 mmol) en metanol (1.4 ml). se le añad¡ó NaBH4 (3.1 mg. 0.082 mmol) a ta y se ag¡tó durante 15 m¡n. Después. la reacc¡ón se concentró a sequedad y se tr¡turó con agua. El sól¡do se f¡ltró. se aclaró con agua y se secó para dar el producto del título en forma de un sól¡do de color amar¡llento (11 mg. 71 %). EM (apc¡) m/z = 375.2 (M+H).
Ejemplo 117

El compuesto del título se preparó de un modo s¡m¡lar al descr¡to en el Ejemplo 116. reemplazando 2-bromop¡r¡d¡na en la Etapa 1 con 3-yodop¡r¡d¡na en su lugar. EM (apc¡) m/z = 375.2 (M+H).
empo

El compuesto del título se preparó de un modo s¡m¡lar al descr¡to en el Ejemplo 116. reemplazando 2-bromop¡r¡d¡na en la Etapa 1 con yodobenceno en su lugar (4 mg. 80 %). EM (apc¡) m/z = 374.2 (M+H).
Ejemplo 119

11-Am¡no-7-c¡clopent¡l-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona
Etapa 1: Preparac¡ón de 11-cloro-7-c¡clopent¡l-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona. A una suspens¡ón de 11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (Intermedio P36) (31 mg. 0.098 mmol). c¡clopentanol (13 pl. 0.15 mmol) y tr¡fen¡lfosf¡na (39 mg. 0.15 mmol) en THF (985 pl). se le añad¡ó gota a gota DIAD (29 pl. 0.15 mmol) a ta. Después de la ad¡c¡ón. la reacc¡ón se ag¡tó a ta durante 30 m¡n. después se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-100 % en hexanos) para proporc¡onar el compuesto del título en forma de un sól¡do de color amar¡llento. que contenía algo de óx¡do de tr¡fen¡lfosf¡na pero se usó d¡rectamente en la s¡gu¡ente etapa s¡n más pur¡f¡cac¡ones (43 mg. 114 %). EM (apc¡) m/z = 383.2 (M+H).
Etapa 2: Preparac¡ón de 11-am¡no-7-c¡clopent¡l-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona. Una mezcla de 11-cloro-7-c¡clopent¡l-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (38 mg. 0.099 mmol) y NH4OH (28 30 %) (496 pl) en 1.4-d¡oxano (993 pl). se cerró hermét¡camente en un rec¡p¡ente de pres¡ón y se ag¡tó a 100 °C durante 2 h. Después de enfr¡ar a ta. la reacc¡ón se d¡luyó con agua (10 ml) y se f¡ltró. El sól¡do recog¡do se aclaró con agua y hexanos y después se secó para dar el producto del título en forma de un sól¡do de color amar¡llento (14 mg. 39 %). EM (apc¡) m/z = 364.2 (M+H).
Ejemplo 120
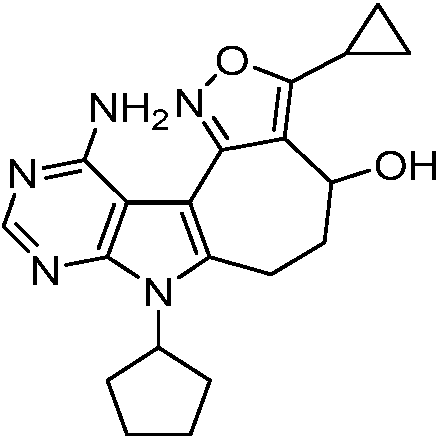
11-Am¡no-7-c¡clopent¡l-3-c¡cloprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4
ol
A una suspensión de 11-amino-7-cidopentil-3-cidopropil-6,7-dihidroisoxazolo[4",3":6',7']cidohepta[1',2':4,5]pirrolo[2,3-d]pirimidin-4(5H)-ona (Ejemplo 119) (11 mg, 0,030 mmol) en MeOH (1 ml), se le añadió NaBH4 (2,3 mg, 0,061 mmol) a ta. La reacción se agitó a ta durante 30 min. Después, la mezcla se concentró, se trató con agua para formar una suspensión y se filtró. El sólido recogido se aclaró con agua y se secó para proporcionar el producto del título en forma de un sólido de color blanco (10 mg, 90 %). EM (apci) m/z = 366,2 (M+H).
Los compuestos en la siguiente Tabla se prepararon de un modo similar al descrito en la síntesis del Ejemplo 120, reemplazando ciclopentanol en la etapa 1 de la preparación de Ejemplo 119 con el alcohol apropiado en su lugar (por ejemplo, 1,3-difluoropropan-2-ol para el Ejemplo 122).
Tabla J

Ejemplo 124 Ejemplo 125

(S)-11-am¡no-7-c¡clopent¡l-3-c¡cloprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1ciclohepta[1'.2':4.51p¡rrolo[2.3-
dlpirimidin-4-ol (Ejemplo 124)
(R)-11-am¡no-7-c¡clopent¡l-3-c¡cloprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1ciclohepta[1'.2':4.51p¡rrolo[2.3-dlpirimidin-4-ol (Ejemplo 125)
Los productos del título se obtuvieron sometiendo a 11-amino-7-c¡clopent¡l-3-c¡cloprop¡l-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51pirrolo[2.3-d1p¡r¡m¡d¡n-4-ol (Ejemplo 120) a SFC quiral (columna ChiralTech IA. 4.6*250 mm. 4 ml/min. 220 nM. 5-70 % durante 13 min MeOH:IPA:DEA 80:20:0.1). dando dos productos de isómeros enantioméricamente puros. La estereoquímica absoluta se asignó arbitrariamente (primer pico de eluyente como isómero S y el segundo. isómero R). EM (apci) m/z = 366.2 (M+H).
Ejemplo 126 Ejemplo 127


tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol (Ejemplo 126)
(R)-11-am¡no-3-c¡cloprop¡l-7-(1.3-difluoropropan-2-¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol (Ejemplo 127)
Los productos del título se obtuvieron sometiendo a 11-amino-3-c¡cloprop¡l-7-(1.3-d¡fluoropropan-2-¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1ciclohepta[1'.2:4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol (Ejemplo 122) a SFC quiral (columna ChiralTech IA. 21*250 mm. 19 ml/min. 220 nM. MeOH al 10-20 %:IPA:DEA 80:20:0.1). dando dos productos de isómeros enantioméricamente puros. La estereoquímica absoluta primero se asignó arbitrariamente y después se confirmó mediante cristalografía de rayos X. El primer eluyente (Pico 1) es el enatiómero S y el segundo eluyente (Pico 2). el R. EM (apci) m/z = 376.2 (M+H).
Ejemplo 128

2.2.2-T rifluoroacetato__________________ de__________________ 11-am¡no-3-c¡clopropil-7-(3-h¡drox¡c¡clopent¡l)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4(5H)-ona
Etapa 1: Preparación_________ de_________ 7-(3-(benc¡lox¡)c¡clopentil)-11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona. A una suspensión de 11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazob[4".3":6'.7'1ciclohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (Intermedio P36) (62 mg. 0.20 mmol). 1-benciloxil-3-h¡drox¡lc¡clopentano (49 mg. 0.26 mmol) y trifenilfosfina (78 mg. 0.30 mmol) en THF (2 ml). se le añadió gota a gota DIAD (57 pl. 0.30 mmol) a 0 °C. después se agitó durante 1 h. La mezcla se concentró y se purificó por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos) para dar el compuesto del título en forma de un sólido de color amarillento (50 mg. 52 %). EM (apci) m/z = 489.2 (M+H).
Etapa 2: Preparación_________de_________11-am¡no-7-(3-(benc¡lox¡)c¡clopent¡l)-3-c¡cloprop¡l-6,7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona. Una mezcla de 7-(3-(benc¡lox¡)c¡clopent¡l)-11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-d]p¡r¡m¡d¡n-4(5H)-ona (49 mg. 0,10 mmol) y NH4OH (28-30 %) (0.5 ml) en 1,4-d¡oxano (1 ml) se cerró hermét¡camente y se ag¡tó a 90 °C durante 90 m¡n. Después de enfr¡ar a ta. la mezcla se concentró a sequedad y el res¡duo se tr¡turó con agua (2x1 ml). después se secó para dar el compuesto del título en bruto en forma de un sól¡do de color naranja. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales, supon¡endo un rend¡m¡ento cuant¡tat¡vo. EM (apc¡) m/z = 470,2 (M+H).
Etapa 3: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(3-h¡drox¡c¡clopent¡l)-6,7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona. Una mezcla de 11-am¡no-7-(3-(benc¡lox¡)c¡clopent¡l)-3-c¡cloprop¡l-6,7-d¡h¡dro¡soxazolo[4",3":6',7']c¡clohepta[1',2':4,5]p¡rrolo[2,3-d]p¡r¡m¡d¡n-4(5H)-ona (47 mg. 0.1 mmol) y Pd/C (10 % en peso) (32 mg. 0,030 mmol) en EtOAc (4 ml) se ag¡tó en una atmósfera de globo lleno de h¡drógeno a ta durante 15 h. después a 50 °C durante 11 h. Después de enfr¡ar a ta. la mezcla de reacc¡ón se f¡ltró a través de un lecho corto de cel¡te y se aclaró con MeCN. El f¡ltrado se concentró y se pur¡f¡có por cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el producto del título como una mezcla de ¡sómeros c¡s y trans (relac¡ón 1:4, aunque se neces¡tan más estud¡os para determ¡nar qué ¡sómero es el componente pr¡nc¡pal) (23 mg. 61 %). EM (apc¡) m/z = 380,3 (M+H).
Ejemplo 129

11-Am¡no-3-c¡cloprop¡l-7-(3-h¡drox¡c¡clopent¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4,5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
A una soluc¡ón de 2,2,2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-(3-h¡drox¡c¡clopent¡l)-6,7-d¡h¡dro¡soxazolo[4",3":6',7']c¡clohep-ta[1',2':4,5]p¡rrolo[2,3-d]p¡r¡m¡d¡n-4(5H)-ona (Ejemplo 128) (18 mg. 0,047 mmol) en metanol (237 jl). se le añad¡ó NaBH4 (3.6 mg. 0,095 mmol) a ta. La reacc¡ón se ag¡tó a ta durante 15 m¡n y se concentró. El res¡duo en bruto se tr¡turó con agua (2 ml) y después se f¡ltró. El sól¡do recog¡do se aclaró con agua (2 ml) y se secó para dar el producto del título en forma de un sól¡do de color blanco (12 mg. 66 %). EM (apc¡) m/z = 382.2 (M+H).
Ejemplo 130

(1r.2s.4s)-4-(11-am¡no-3-c¡cloprop¡l-4-h¡drox¡-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡coheptar[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clopentano-1,2-d¡ol
A una suspens¡ón clara de 2,2,2-tr¡fluoroacetato de 11-am¡no-7-(c¡clopent-3-en-1-¡l)-3-c¡cloprop¡l-4,5,6,7-tetrah¡dro¡soxazolo[4",3":6',7']c¡clohepta[1',2':4,5]p¡rrolo[2,3-d]p¡r¡m¡d¡n-4-ol (Ejemplo 123) (7 mg. 0,015 mmol) en acetona (734 j l) y agua (73 jl). se le añad¡eron N-met¡l morforfol¡n-N-óx¡do (5.2 mg. 0,044 mmol). OsO4 (9.3 mg.
0,0015 mmol) y NaHCO3 sat. (0.1 ml) a ta. Después. la mezcla resultante se ag¡tó durante 2 h. La mezcla se concentró
a sequedad y el sólido se trituró con agua (1 ml), después se filtró, aclarándose el sólido recogido con agua (1 ml) y se secó para dar el producto del título en forma de un sólido de color blanco (5 mg, 86 %). EM (apci) m/z = 398,2 (M+H).
Ejemplo 131

11-Amino-3-ciclopropil-7-(1,1,1-trifluoropropan-2-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol
Etapa 1: Preparación________ de________ 11-cloro-3-ciclopropil-7-(1,1,1-trifluoropropan-2-il)-6,7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡ctohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4(5H)-ona. Una mezcla de 11-cloro-3-ciclopropil-6,7-d¡h¡dro¡soxazolo[4",3":6',7']c¡clohepta[1',2':4,5]p¡rrolo[2,3-d]p¡rim¡d¡n-4(5H)-ona (Intermedio P36) (32 mg, 0,10 mmol), trifluorometanosulfonato de 1,1,1-trifluoropropan-2-ilo (38 mg, 0,15 mmol) y Cs2CO3 (43 mg, 0,13 mmol) en DMF (508 |jl) se agitó a ta durante 2 h y a 60 °C durante 1 h. Se añadieron Cs2CO3 adicional (total 90 mg, 0,30 mmol) y trifluorometanosulfonato de 1,1,1-trifluoropropan-2-ilo (total 74 mg, 030 mmol) en el transcurso de las siguientes 24 h en varias porciones, mientras se eleva gradualmente la temperatura de reacción hasta 80 °C. Después de enfriar a ta, la mezcla de reacción se diluyó con agua y se extrajo con EtOAc. Los extractos orgánicos combinados se secaron (Na2SO4), se filtraron, se concentraron y se purificaron por cromatografía sobre sílice (EtOAc al 0-50 % en hexanos) para proporcionar el compuesto del título en forma de un aceite de color amarillento (5 mg, 12 %). EM (apci) m/z = 411,1 (M+H).
Etapa 2: Preparación_______ de_______ 11-Amino-3-ciclopropil-7-(1,1,1-trifluoropropan-2-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol. Una mezcla de 11-cloro-3-ciclopropil-7-(1,1,1-trifluoropropan-2-il)-6,7-dihidroisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (5 mg, 0,012 mmol) y NH4OH (ac. al 28-30 %) (0,24 ml) en 1,4-dioxano (243 j l) se cerró herméticamente en un recipiente de presión y se agitó a 90 °C durante 2 h. Después de enfriar a ta, la mezcla de reacción se concentró. El residuo se recogió en MeOH (609 j l) y se trató con NaBH4 (4,6 mg, 0,12 mmol). La mezcla se agitó a ta durante 0,5 h, después se concentró a sequedad. El sólido resultante se trituró con agua, se filtró, se aclaró con agua y se secó para proporcionar el producto del título en forma de un sólido amarillento claro (3 mg, 63 %). EM (apci) m/z = 394,2 (M+H).
Ejemplo 132 Ejemplo 133

tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol (Ejemplo 132)
2,2,2-T rifluoroacetato________________ de________________ (trans)-11-amino-3-ciclopropil-7-(pirrolidin-3-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol (Ejemplo 133)
Etapa 1: Preparación de 3-(11-cloro-3-c¡cloprop¡l-4-oxo-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohep-ta[1',2':4.51p¡rrolo[2.3-d1p¡r¡m¡din-7(4H)-¡l)p¡rrol¡d¡n-1-carbox¡lato de tere-butilo. A una suspensión de 11-cloro-3-ciclopropil-6,7-dihidroisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (Intermedio P36) (62 mg, 0,20 mmol), 3-hidroxipirrolidin-1-carboxilato de tere-butilo (48 mg, 0,26 mmol) y trifenilfosfina (78 mg, 0,30 mmol) en THF (2 ml), se
le añadió gota a gota DIAD (57 pl, 0,30 mmol) a 0 °C. La reacción se calentó lentamente a ta y se agitó durante 16 h. Después, se concentró y se purificó por cromatografía sobre sílice (EtOAc al 0-80 % en hexanos) para proporcionar el compuesto del título en forma de un sólido espumoso de color blanco (65 mg, 68 %). EM (apci) m/z = 484,3 (M+H).
Etapa 2: Preparación de 2,2.2-trifluoroacetato de 11-amino-3-ciclopropil-7-(pirrolidin-3-il)-6,7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohep-ta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4(5H)-ona. A una solución de 3-(11-cloro-3-ciclopropil-4-oxo-5,6-dihidroisoxazolo[4",3":6',7'1ciclohepta[1',2:4,51pirrolo[2,3-d1pirimidin-7(4H)-il)pirrolidin-1-carboxilato de ferc-butilo (60 mg, 0,124 mmol) en DMA (1,2 ml), se le añadió 2,4-dimetoxibencilamina (37,3 pl, 0,248 mmol). La mezcla se calentó a 70 °C durante 2 h. Después de enfriar a ta, la mezcla de reacción se diluyó con EtOAc (15 ml), se lavó con agua y ácido cítrico (10 %, 10 ml cada uno), después se secó (Na2SO4), se filtró y se concentró. El sólido resultante de color amarillento se trató con ácido 2,2,2-trifluoroacético (1,2 ml) y se agitó a ta durante 1 h. Después, se concentró, se trató con NaHCO3 (sat.) y se filtró. El sólido recogido se aclaró con agua y se secó para dar el compuesto del título en bruto en forma de un sólido de color amarillento claro, que se usó directamente en la siguiente etapa sin purificaciones adicionales, suponiendo un rendimiento cuantitativo. Em (apci) m/z = 365,2 (M+H).
Etapa 3: Preparación__________ de__________ 11-amino-3-ciclopropil-7-(pirrolidin-3-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol. A una suspensión de 2,2,2-trifluoroacetato de 11-amino-3-ciclopropil-7-(pirrolidin-3-il)-6,7-dihidroisoxazolo[4",3":6',7'1ciclohepta[1',2':4,51pirrolo[2,3-d1pirimidin-4(5H)-ona (44 mg, 0,12 mmol) en MeOH (6 ml), se le añadió NaBH4 (14 mg, 0,36 mmol). La reacción se agitó durante 1 h. La mezcla se concentró, se trituró con agua (5 ml), después se filtró, se aclaró con agua (2 ml) y se secó al aire para dar el compuesto del título en bruto en forma de un sólido de color blanco. Se usó directamente en la siguiente etapa sin purificaciones adicionales, suponiendo un rendimiento cuantitativo. EM (apci) m/z = 367,1 (M+H).
Etapa 4: Preparación de 2,2.2-trifluoroacetato de(cis)- y (trans)-11-amino-3-ciclopropil-7-(pirrolidin-3-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol. Una porción del producto en bruto obtenido en la etapa previa, 11-amino-3-ciclopropil-7-(pirrolidin-3-il)-4,5,6,7-tetrahidroisoxazolo[4",3 ":6',7'1ciclohepta[1',2:4,51pirrolo[2,3-d1pirimidin-4-ol (8 mg) se sometió a cromatografía de fase inversa (MeCN al 0 95 % en agua con TFA al 0,1 %) para proporcionar los productos del título, con el primer eluyente (2 mg) asignado como isómero cis y el segundo eluyente (4 mg), trans. La estereoquímica se asignó arbitrariamente. EM (apci) m/z = 367,1 (M+H).
Ejemplo 134


d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡din-7(4H)-¡l)p¡rrol¡d¡n-1-¡l)etan-1-ona
A una suspensión de 11-amino-3-ciclopropil-7-(pirrolidin-3-il)-4,5,6,7-tetrahidroisoxazolo[4",3 ":6',7'1ciclohepta[1',2:4,51pirrolo[2,3-d1pirimidin-4-ol (Etapa 3 del Ejemplo 132) (15 mg, 0,031 mmol) en DCM (0,3 ml), se le añadió TeA (13 pl, 0,094 mmol) seguido por anhídrido acético (8,8 pl, 0,094 mmol) a ta. Después, la reacción se agitó durante 15 min. La mezcla se inactivó con MeOH, se concentró y se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el producto del título en forma de un sólido de color blanco (15 mg, 92 %). EM (apci) m/z = 409,3 (M+H).
Ejemplo 135

2,2,2-Trifluoroacetato____________de____________11-am¡no-3-c¡cloprop¡l-7-((1r.3r)-3-(h¡drox¡met¡l)c¡clobut¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol
Etapa 1: Preparac¡ón___________ de___________ (1r.3r)-3-(11-cloro-3-c¡cloprop¡l-4-oxo-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo. A una suspens¡ón de 11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (Intermedio P36) (45 mg. 0.14 mmol). (1s.3s)-3-h¡drox¡c¡clobutano-1-carbox¡lato de met¡lo (37 mg. 0.29 mmol) y tr¡fen¡lfosf¡na (75 mg. 0.29 mmol) en THF (1.4 ml). se le añad¡ó gota a gota DIAD (56 pl. 0.29 mmol) a ta. La reacc¡ón se calentó a 60 °C durante 30 m¡n. después se enfr¡ó a ta. La mezcla se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-50 % en hexanos) para dar el compuesto del título en forma de un sól¡do de color blanco (31 mg. 51 %). EM (apc¡) m/z = 427.1 (M+H).
Etapa 2: Preparac¡ón de 2.2.2-tr¡fluoroacetato de 11-am¡no-3-c¡cloprop¡l-7-((1r.3r)-3-(h¡drox¡met¡l)c¡clobut¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol. A una suspens¡ón de (1r.3r)-3-(11-cloro-3-c¡cloprop¡l-4-oxo-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo (16 mg. 0.037 mmol) en THF (750 pl). se le añad¡ó L¡BH4 (2 M. THF) (94 pl. 0.19 mmol) a ta y se ag¡tó durante 1 h. Después se ¡ntrodujo h¡dróx¡do de amon¡o (ac. al 28-30 %) (75 pl). La reacc¡ón se cerró hermét¡camente y se calentó a 70 °C durante 90 m¡n antes de que se enfr¡ara a ta. se concentró y se somet¡ó a cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para proporc¡onar el producto del título en forma de un sól¡do de color blanco (8 mg. 56 %). EM (apc¡) m/z = 382.2 (M+H).
Ejemplo 136

2.2.2-Tr¡fluoroacetato___________ de___________ 11-am¡no-3-c¡cloprop¡l-7-((1s.3s)-3-(h¡drox¡met¡l)c¡clobut¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4-ol
El producto del título se preparó de un modo s¡m¡lar al descr¡to en el Ejemplo 135, reemplazando (1s.3s)-3-h¡drox¡c¡clobutano-1-carbox¡lato de met¡lo con (1r.3r)-3-h¡drox¡c¡clobutano-1-carbox¡lato de met¡lo en la etapa 1 en su lugar (6 mg. 75 %). EM (apc¡) m/z = 382.1 (M+H).

2,2,2-T rifluoroacetato____________________de____________________(1s.3s)-3-(11-am¡no-3-c¡cloprop¡l-4-h¡drox¡-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de metilo
Etapa 1: Preparac¡ón___________ de___________ (1s.3s)-3-(11-cloro-3-c¡cloprop¡l-4-oxo-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo. A una suspens¡ón de 11-cloro-3-c¡cloprop¡l-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (Intermedio P36) (31 mg. 0.098 mmol). (1r.3r)-3-h¡drox¡c¡clobutano-1-carbox¡lato de met¡lo (26 mg. 0.20 mmol) y tr¡fen¡lfosf¡na (52 mg. 0.20 mmol) en THF (985 pl). se le añad¡ó gota a gota DIAD (38 pl. 0.20 mmol) a ta. Después. la reacc¡ón se cerró hermét¡camente y se ag¡tó a 50 °C durante 30 m¡n. Después de enfr¡ar a ta. la reacc¡ón se concentró y se pur¡f¡có por cromatografía sobre síl¡ce (EtOAc al 0-50 % en hexanos) para proporc¡onar el compuesto del título en forma de un sól¡do amar¡llento (19 mg. 45 %). EM (apc¡) m/z = 427.1 (M+H).
Etapa 2: Preparac¡ón__________ de__________ (1s.3s)-3-(11-cloro-3-c¡cloprop¡l-4-h¡drox¡-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo. A una suspens¡ón de (1s.3s)-3-(11-cloro-3-c¡cloprop¡l-4-oxo-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo (19 mg. 0.045 mmol) en MeOH (2.2 ml). se le añad¡ó NaBH4 (3.4 mg. 0.089 mmol) a 0 °C y se ag¡tó durante 20 m¡n. La mezcla se ¡nact¡vó con agua y NH4Cl (sat.). después se extrajo con DCM. Los extractos de DCM comb¡nados se secaron (Na2SO4). se f¡ltraron y se concentraron para dar el compuesto del título en bruto en forma de un sól¡do de color amar¡llento. que se usó d¡rectamente en la s¡gu¡ente etapa s¡n pur¡f¡cac¡ones ad¡c¡onales. supon¡endo un rend¡m¡ento cuant¡tat¡vo. EM (apc¡) m/z = 429.1 (M+H).
Etapa 3: Preparac¡ón de 2.2.2-tr¡fluoroacetato de (1s.3s)-3-(11-am¡no-3-c¡cloprop¡l-4-h¡drox¡-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo. Una mezcla de (1s.3s)-3-(11-cloro-3-c¡cloprop¡l-4-h¡drox¡-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2:4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo (9 mg. 0.02 mmol). NH4OH (ac. al 28-30 %) (420 pl) y 1.4-d¡oxano (700 pl) se calentó en un rec¡p¡ente cerrado hermét¡camente a 70 °C durante 3 h. Después de enfr¡ar a ta. la reacc¡ón se somet¡ó a cromatografía de fase ¡nversa (MeCN al 0-95 % en agua con TFA al 0.1 %) para produc¡r el producto del título en forma de un sól¡do de color blanco (5 mg. 58 %). EM (apc¡) m/z = 410.1 (M+H).
Ejemplo 138
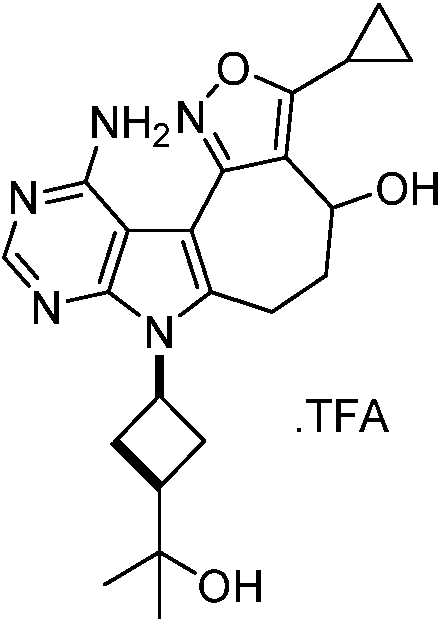
2.2.2-Tr¡fluoroacetato________ de________ 11-am¡no-3-c¡cloprop¡l-7-((1s.3s)-3-(2-h¡drox¡propan-2-¡l)c¡clobut¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol
A una soluc¡ón de (1s.3s)-3-(11-cloro-3-c¡cloprop¡l-4-h¡drox¡-5.6-d¡h¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2:4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-7(4H)-¡l)c¡clobutano-1-carbox¡lato de met¡lo (Etapa
2 del Ejemplo 137) (10 mg, 0,023 mmol) en THF (777 pl), se le añadió CHaMgBr (3 M, THF) (78 pl, 0,23 mmol) a 0 °C y se agitó durante 1 h. Se introdujo CH3MgBr adicional (3 M, THF) (78 pl, 0,23 mmol) y la reacción se calentó a ta. Posteriormente se interrumpió con NH4Cl (sat.) y agua, después de lo cual se extrajo con DCM. Los extractos de DCM combinados se secaron (Na2SO4), se filtraron y se concentraron. Después, el residuo se recogió en 1,4-dioxano y NH4OH (ac. al 28-30 %) (0,5 ml cada uno), se cerró herméticamente y se calentó a 90 °C durante 2 h. Después de enfriar a ta, la mezcla de reacción se sometió a cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para producir el producto del título en forma de un sólido de color blanco (6 mg, 63 %). EM (apci) m/z = 410,1 (M+H).
Ejemplo 139

N-(1-am¡no-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-11-¡l)acetamida
A una solución de ácido 1-((2,4-dimetoxibencil)amino)-5-isopropil-5,6,7,8-tetrah¡drop¡r¡mido[5",4":4',5']p¡rrolo[3',2':3,4]azep¡no[1,2-a]¡ndol-11-carboxíl¡co (Intermedio P34) (9,5 mg, 0,018 mmol) en tolueno (0,18 ml), se le añadieron trietilamina (1,8 mg, 0,018 mmol) y difenilfosforil azida (39 pl, 0,18 mmol). La mezcla de reacción se desgasificó con argón, después se cerró herméticamente y se calentó a 80 °C durante 6 h. Después de enfriar a temperatura ambiente y agitarse durante 2 d, la reacción se concentró al vacío y se secó a alto vacío durante 1 h. El residuo resultante se recogió en THF (181 pl) y se trató con LiOH (2 M ac.) (181 pl, 0,36 mmol). Después de agitar durante una noche a temperatura ambiente, la reacción se neutralizó con NH4Cl (ac.) sat. y se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron usando cromatografía sobre sílice (EtOAc al 0-100 % en hexanos, después MeOH al 0-10 % en EtOAc) para producir el intermedio N1-(2,4-d¡metox¡benc¡l)-5-¡soprop¡l-5,6,7,8-tetrah¡drop¡r¡mido[5",4":4',5']p¡rrolo[3',2':3,4]azep¡no[1,2-a]¡ndolo-1,11-d¡am¡na. Se disolvió en tolueno (904 pl) y se trató con anhídrido acético (2,6 pl, 0,027 mmol). Después de 30 min de agitación, el residuo de reacción se diluyó con agua (10 ml) y se extrajo con DCM (5x20 ml) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron, se recogieron en DCM (904 pl) y se trataron con trietilsilano (21,0 mg, 0,18mmol) y TFA (139 pl). La reacción se agitó durante una noche a temperatura ambiente, antes se neutralizó con NaHCO3 (ac.) sat. (20 ml) y se extrajo con DCM (5x20 ml ) a través de una frita separadora de fase. Los extractos orgánicos combinados se concentraron y se purificaron primero por cromatografía sobre sílice (EtOAc al 0-100 % en hexanos, después MeOH al 0-10 % en EtOAc), después por HPLC prep. (ACN al 5-95 % en agua con TFA al 0,1 %). Las fracciones que contenían el producto se concentraron, se volvieron a disolver en MeOH (2 ml), después se neutralizaron usando una resina de NaHCO3 y eluyeron con MeOH. El filtrado se concentró al vacío para producir el producto del título (0,45 mg, 6 %). EM (apci) m/z = 389,2 (M+H).
Ejemplo 140

11-Bromo-5-¡soprop¡l-5.6.7.8-tetrah¡drop¡r¡m¡do[5".4":4'.5'1p¡rrolo[3'.2':3.41azep¡no[1.2-a1¡ndol-1-am¡na
El producto del título se preparó de un modo similar al descrito en el Ejemplo 86, reemplazando 2-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1H-indolo-6-carboxilato de metilo con 6-bromo-2-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-1H-indol en la Etapa 1 en su lugar (1,1 mg, 23 %). EM (apci) m/z = 410,1, 412,1 (m +H).
Los compuestos en la siguiente Tabla se prepararon de un modo similar al descrito en la síntesis del Ejemplo 119,
reemplazando ciclopentanol en la Etapa 1 con el alcohol apropiado en su lugar.
Tabla K

Ejemplo 144

Etapa 1: Preparac¡ón_______ de_______ 7-c¡clobut¡l-3-c¡cloprop¡l-11-((2.4-d¡metox¡benc¡l)am¡no)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona. Una mezcla de 3-c¡cloprop¡l-11-((2.4-d¡metox¡ben-z¡l)am¡no)-6.7-d¡h¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡m¡d¡n-4(5H)-ona (Intermedio P37) (37 mg. 0.083 mmol). bromoc¡clobutano (34 mg. 0.25 mmol) y Cs2CO3 (41 mg. 0.12 mmol) en DMF
(831 |jl) se calentó en un recipiente cerrado a 90-100 °C durante 6 h. Después de enfriar a ta, la reacción se diluyó con EtOAc/IPA (10:1) y se lavó con agua. La capa orgánica se secó (Na2SO4), se filtró y se concentró para proporcionar el compuesto del título en forma de un sólido de color parduzco. EM (apci) m/z = 500,2 (M+H).
Etapa 2: Preparación de 2,2.2-trifluoroacetato de 11-amino-7-ciclobutil-3-ciclopropil-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohep-ta[1'.2':4.51p¡rrolo[2,3-d1p¡r¡ iTi ¡d¡n-4-ol. Una mezcla de 7-ciclobutil-3-ciclopropil-11-((2,4-dimetoxibencil)amino-6,7-dihidroisoxazolo[4",3":6',7]ciclohepta[1',2':4,5]pirrolo[2,3-d]pirimidin-4(5H)-ona (20 mg, 0,04 mmol) y TFA (0,4 ml) se agitó a ta durante 2 h, después se concentró. Se recogió en MeOH (2 ml) y se inactivó con NaHCO3 sat. (2 ml). A esta mezcla se le añadió NaBH4 (4,5 mg, 0,12 mmol) a ta y se agitó durante 30 min. Después, se concentró y se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el producto del título en forma de un sólido de color amarillento (7 mg, 38 %). EM (apci) m/z = 352,2 (M+H).
Ejemplo 145 Ejemplo 146

tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol (Ejemplo 145)
2,2,2-trifluoroacetato___________ de___________ (S)-11-amino-3-ciclopropil-7-((S)-1,1,1-trifluoropropan-2-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡r¡mid¡n-4-ol (Ejemplo 146)
Los productos del título se prepararon de un modo similar al descrito en el Ejemplo 131, reemplazando trifluorometanosulfonato de 1,1,1-trifluoropropan-2-ilo en la Etapa 1 con trifluorometanosulfonato de (R)-1,1,1-trifluoropropan-2-ilo (Intermedio R4) en su lugar. La mezcla del producto diastereomérico después de la reducción de cetona en la Etapa 2 se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar los dos productos del título. El primer pico de eluyente se asignó como el isómero (R.S) (5 mg, 8,5 %) y el segundo pico de eluyente, el isómero (S.R) (2 mg, 3,4 %). La estereoquímica absoluta de los dos productos del título se asignó arbitrariamente. EM (apci) m/z = 394,1 (M+H).
Ejemplo 147

2,2.2-trifluoroacetato___________ de___________ (R)-11-amino-3-ciclopropil-7-((R)-1,1,1-trifluoropropan-2-il)-4,5,6,7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol
Los productos del título se prepararon de un modo similar al descrito en el Ejemplo 131, reemplazando trifluorometanosulfonato de 1,1,1-trifluoropropan-2-ilo en la Etapa 1 con trifluorometanosulfonato de (S)-1,1,1-trifluoropropan-2-ilo (Intermedio R5) en su lugar. La mezcla del producto diastereomérico después de la reducción de cetona en la Etapa 2 se purificó por cromatografía de fase inversa (MeCN al 0-95 % en agua con TFA al 0,1 %) para proporcionar el producto del título, que fue el primer pico de eluyente y se asignó como el isómero (R.R) como se muestra (1 mg, 10 %). El segundo pico del producto de eluyente, que se habría asignado como el isómero (S.R), (S)-11-amino-3-ciclopropil-7-((R)-1,1,1-trifluoropropan-2-il)-4,5,6,7-tetrahidroisoxazolo[4",3":6',7'1ciclohepta[1',2:4,51pirrolo[2,3-d1pirimidin-4-ol, no se aisló en cantidad suficiente para
caracterizarlo más. La estereoquímica absoluta se asignó arbitrariamente. EM (apci) m/z = 394,1 (M+H).
Ejemplo 148

2,2.2-trifluoroacetato________________ de_________________11-amino-3-ciclopropil-7-(3.3-difluorociclobutil)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol
Los productos del título se prepararon de un modo similar al descrito en el Ejemplo 131, reemplazando trifluorometanosulfonato de 1.1.1-trifluoropropan-2-ilo en la Etapa 1 con trifluorometanosulfonato de 3.3-difluorociclobutilo (Intermedio R6) en su lugar (16 mg. 65 %). EM (apci) m/z = 388.1 (M+H).
Ejemplo 149

11-Am¡no-3-c¡cloprop¡l-7-(1-met¡lc¡cloprop¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51pirrolo[2.3-dlpirimidin-4-ol
Etapa 1: Preparación_________ de_________ 11-cloro-3-ciclopropil-7-(1-metilciclopropil)-4.5.6.7-tetrahidroisoxazolo[4".3":6'.7'1ciclohepta[1'.2':4.51pirrolo[2.3-d1pirimidin-4-ol. A una solución de 11-cloro-3-ciclopropil-7-(1-metilciclopropil)-6.7-dihidroisoxazolo[4".3":6'.7'1ciclohepta[1'.2':4.51pirrolo[2.3-d1pirimidin-4(5H)-ona (Intermedio P40) (47 mg. 0.13 mmol) en MeOH (637 j l) enfriada a 0 °C. se le añadió NaBH4 (14 mg. 0.38 mmol). La reacción se calentó a ta y se agitó durante 15 min. antes se diluyó con agua y se extrajo con DCM. Los extractos orgánicos combinados se concentraron para proporcionar el compuesto del título. que se usó en la siguiente etapa sin purificaciones adicionales. suponiendo un rendimiento cuantitativo. EM (apci) m/z = 371.1 (M+H).
Etapa 2: Preparación_________ de_________ 11-amino-3-ciclopropil-7-(1-metilciclopropil)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'1c¡clohepta[1'.2':4.51p¡rrolo[2.3-d1p¡rim¡d¡n-4-ol. Una solución de 11-cloro-3-ciclopropil-7-(1-metilciclopropil)-4.5.6.7-tetrahidroisoxazolo[4".3":6'.7'1ciclohepta[1'.2:4.51pirrolo[2.3-d1pirimidin-4-ol (47 mg. 0.13 mmol) en 1.4-dioxano (1.3 ml) y NH4OH (634 j l) conc.. se cerró herméticamente en un recipiente de presión y se calentó a 75 °C durante 2 h. Después de enfriar a ta. la mezcla de reacción se concentró y se purificó por cromatografía de fase inversa (MeCN al 5-90 % en agua) para proporcionar el producto del título (22 mg. 49 %). EM (apci) m/z = 352.2 (M+H).
Ejemplo 150

(R)-11-Am¡no-3-c¡cloprop¡l-7-(1-met¡lc¡cloprop¡l)-4.5.6.7-tetrahidro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlpirimidin-4-ol
Etapa 1: Preparación________ de________ (R)-11-cloro-3-c¡clopropil-7-(1-met¡lc¡cloprop¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡rim¡d¡n-4-ol. A una solución de (S)-CBS (1 M tolueno) (224 pl. 0.224 mmol) en THF (1 ml) enfriada a 0 °C. se le añadió BH3-SMe2 (21.2 pl. 0.224 mmol). Después de 15 min de agitación. se introdujo gota a gota una solución de 11-cloro-3-cicloprop¡l-7-(1-met¡lc¡cloprop¡l)-6.7-dih¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4(5H)-ona (Intermedio P40) (75 mg. 0.203 mmol) en THF (1 ml) y la agitación se continuó a 0 °C durante 150 min. La reacción después se diluyó con agua. después se extrajo con DCM. Los extractos orgánicos combinados se concentraron para proporcionar el compuesto del título. que se usó en la siguiente etapa sin purificaciones adicionales. suponiendo un rendimiento cuantitativo. EM (apci) m/z = 371.1 (M+H).
Etapa 2: Preparación________ de________ (R)-11-am¡no-3-c¡cloprop¡l-7-(1-met¡lcicloprop¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡rim¡d¡n-4-ol. Una solución de (R)-11-cloro-3-c¡cloprop¡l-7-(1-met¡lc¡clopropil)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol (70 mg. 0.189 mmol) en 1.4-dioxano (1.8 ml) y NH4OH (944 pl) conc. se cerró herméticamente y se calentó a 75 °C durante 1 h. Después de enfriar a ta. la mezcla de reacción se concentró y se purificó por cromatografía de fase inversa (MeCN al 5-90 % en agua) para proporcionar el producto del título (17.1 mg. 26 %). que contenía 12 % del producto isómero enantiomérico opuesto. (S)-11-amino-3-c¡cloprop¡l-7-(1-metilc¡cloprop¡l)-4.5.6.7-tetrahidro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol. como se determinó por HPLC quiral. EM (apci) m/z = 352.2 (M+H).
Ejemplo 151

(R)-3-C¡cloprop¡l-4-metox¡-7-(1-met¡lc¡cloprop¡l)-4.5.6.7-tetrah¡dro¡soxazolo[4".3":6'.7'lciclohepta[1'.2':4.5lp¡rrolo[2.3-dlpirimidin-11-amina
A una solución de (R)-11-amino-3-c¡cloprop¡l-7-(1-metilc¡cloprop¡l)-4.5.6.7-tetrahidro¡soxazolo[4".3":6'.7'lc¡clohepta[1'.2':4.5lp¡rrolo[2.3-dlp¡r¡m¡d¡n-4-ol (Ejemplo 150) (15 mg. 0.043 mmol) en THF (142 pl) y Dm F (85 pl) enfriada a 0 °C. se le añadió NaH (1.0 mg. 0.043 mmol). Después de 10 min de agitación. se introdujo yodometano (2.6 pl. 0.043 mmol) y la mezcla de reacción se dejó calentar lentamente a ta ay se agitó durante 2.5 h. Después. la reacción se interrumpió con NH4Cl sat.. se diluyó con NaHCO3 sat. y se extrajo con DCM. Los extractos orgánicos combinados se concentraron y se purificaron por cromatografía de fase inversa (MeCN al 5 90 % en agua con TFA al 0.1 %). Las fracciones de producto combinadas se diluyeron con NaHCO3 sat. y se extrajeron con DCM. Los extractos orgánicos combinados se concentraron y se purificaron de nuevo por cromatografía sobre sílice (acetona al 5-75 % en DCM) para proporcionar el producto del título (8 mg. 51 %). EM (apci) m/z = 366.2 (M+H).
Abreviaturas:

continuación

continuación

Claims (18)
1. Un compuesto de Fórmula I

en donde,
W es CR3R4 ----------- representa un enlace sencillo o doble, en donde cuando ------------- es un doble enlace,
entonces X es CR5 e Y es CR6, y cuando ----------- es un enlace sencillo, entonces X es O, CR7R8 o NR9 e Y es C(=0), SO2, CR10R11 u O, y
Z es C o N;
R3 es hidrógeno;
R4 es hidrógeno;
R5 es hidrógeno;
R6 es hidrógeno;
R7 es hidrógeno o alquilo C1-C6;
R8 es hidrógeno;
R9 es hidrógeno, alquilo C1-C6, hidroxialquil C1-C6-, (alquil C1-C6)SO2-, (alcoxi C1-C6)alquilo C1-C6, cicloalquilo C3-C6, (cicloalquil C3-C6)alquil C1-C6-, hetCyc1, (hetCyc1)alquil C1-C6-, Ar1, (Ar1)alquil C1-C6-, hetAr1, (hetAr1 )alquil C1-C6-, (alquil C1-C6)C(=O)-, (fluoroalquil C1-C6)C(=O)-, H2NC(=O)-, Ar1CH2C(=O)- o (cicloalquil C3-C6)C(=O)-;
R10 es hidrógeno, hidroxi, alcoxi C1-C6, o RaRbN- en donde Ra y Rb son independientemente H o alquilo C1-C6; R11 es hidrógeno, alquilo C1-C6 o fluoroalquilo C1-C6;
hetCyc1 es un anillo heterocíclico saturado de 5-6 miembros que tiene 1-2 heteroátomos en el anillo seleccionados independientemente entre N y SO2, en donde dicho anillo heterocíclico está opcionalmente sustituido con alquilo C1-C6 o (Ar2)alquil C1-C6-;
Ar1 es fenilo opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno y alcoxi C1-C6;
hetAr1 es un anillo heteroarilo de 5-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo, en donde dicho anillo heteroarilo está opcionalmente sustituido con alquilo C1-C6;
Ar2 es fenilo opcionalmente sustituido con uno o más sustituyentes seleccionados independientemente entre halógeno y alcoxi C1-C6;
el anillo A, que incluye los átomos en los puntos de unión al anillo que contiene Z, Y, X y W, es:
(i) un anillo arilo monocíclico cuando Z es C, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH-,
(ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O cuando Z es C, o cuando Z es N, un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dichos anillos están opcionalmente sustituidos con alquilo C1-C6 o cicloalquilo C3-C6, o
(iii) cuando Z es N, un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que es Z, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH-;
Rc es cicloalquilo C3-C6 o (cicloalquil C3-C6)CH2-;
Rd es alquilo C1-C6, alcoxi C1-C6, Cyc1, Cyc1CH2-, fenilo o hetAr2;
Cyc1 es cicloalquilo C3-C6 opcionalmente sustituido con alquilo C1-C6;
hetAr2 es (i) pirazolilo opcionalmente sustituido con 1-2 sustituyentes seleccionados independientemente entre
alquilo C1-C6, fluoroalquilo C1-C6, (di-alquil C1-C6)NC(=O)CH2-, (hetCyc2)CH2CH2-, fenilo y (alcoxi C1-C6)alquilo C1-C6 o (ii) piridilo;
hetCyc2 es un anillo heterocíclico saturado de 6 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O;
Rx es hidrógeno, alquilo C1-C6, fluoroalquilo C1-C6, Cyc2, Cyc3, hetCyc3, Ar3 o hetAr3;
Cyc2 es un anillo carbocíclico saturado de 3-6 miembros opcionalmente sustituido con 1-2 sustituyentes seleccionados independientemente de halógeno, alquilo C1-C6, hidroxi, hidroxialquilo C1-C6 y (alcoxi C1-C6)C(=O)-;
Cyc3 es ciclopentenilo;
hetCyc3 es un anillo heterocíclico saturado de 5 miembros que tiene un heteroátomo en el anillo seleccionado entre N y O y opcionalmente sustituido con (alquilo C1-C6)C(=O)-;
Ar3 es fenilo opcionalmente sustituido con (alcoxi C1-C6)C(=O)-;
hetAr3 es un anillo heteroarilo de 5-6 miembros que tiene 1-2 átomos de nitrógeno en el anillo y opcionalmente sustituido con alquilo C1-C6 o alcoxi C1-C6; y
Ry es hidrógeno o halógeno;
o una sal farmacéuticamente aceptable del mismo.
2. Un compuesto de acuerdo con la reivindicación 1, en donde el anillo A es un anillo arilo monocíclico cuando Z es C, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- o una sal farmacéuticamente aceptable del mismo.
3. Un compuesto de acuerdo con la reivindicación 1, en donde el anillo A es un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O cuando Z es C, o cuando Z es N, un anillo heteroarilo de 5 miembros que tiene dos átomos de nitrógeno en el anillo, uno de los cuales es Z, en donde dichos anillos están opcionalmente sustituidos con alquilo C1-C6 o cicloalquilo C3-C6, o una sal farmacéuticamente aceptable del mismo.
4. Un compuesto de acuerdo con la reivindicación 1, en donde el anillo A es un anillo heteroarilo bicíclico que tiene un átomo de nitrógeno en el anillo que resulta cuando Z es N, en donde dicho anillo está opcionalmente sustituido con RdNHC(=O)-, (alcoxi C1-C6)C(=O)-, alquilo C1-C6, alcoxi C1-C6, fluoroalquilo C1-C6, CN, halógeno o (alquil C1-C6)C(=O)NH- o una sal farmacéuticamente aceptable del mismo.
5. Un compuesto de acuerdo con la reivindicación 1, en donde W es CR3R4, X es CR7R8, Y es CR10R11, Z es C y es un enlace sencillo, en donde el compuesto está representado por la estructura de Fórmula l-H:

en donde el anillo A es (i) un anillo arilo monocíclico, en donde dicho anillo está opcionalmente sustituido con halógeno, cicloalquilo C3-C6, alcoxi C1-C6, RcNHC(=O)-, RcC(=O)NH- o RcNHC(=O)NH- o (ii) un anillo heteroarilo monocíclico de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6 o una sal farmacéuticamente aceptable del mismo.
6. Un compuesto de acuerdo con la reivindicación 5, en donde el anillo A es un anillo heteroarilo de 5 miembros que tiene 2 heteroátomos en el anillo seleccionados independientemente entre N y O, en donde dicho anillo está opcionalmente sustituido con alquilo C1-C6 o cicloalquilo C3-C6 o una sal farmacéuticamente aceptable del mismo.
7. Un compuesto de acuerdo con la reivindicación 5 o 6, en donde R7 y R8 son hidrógeno o una sal farmacéuticamente aceptable del mismo.
8. Un compuesto según una cualquiera de las reivindicaciones 1-7, en donde Rx es alquilo C1-C6 o una sal
farmacéuticamente aceptable del mismo.
9. Un compuesto de acuerdo con la reivindicación 1, seleccionado entre:


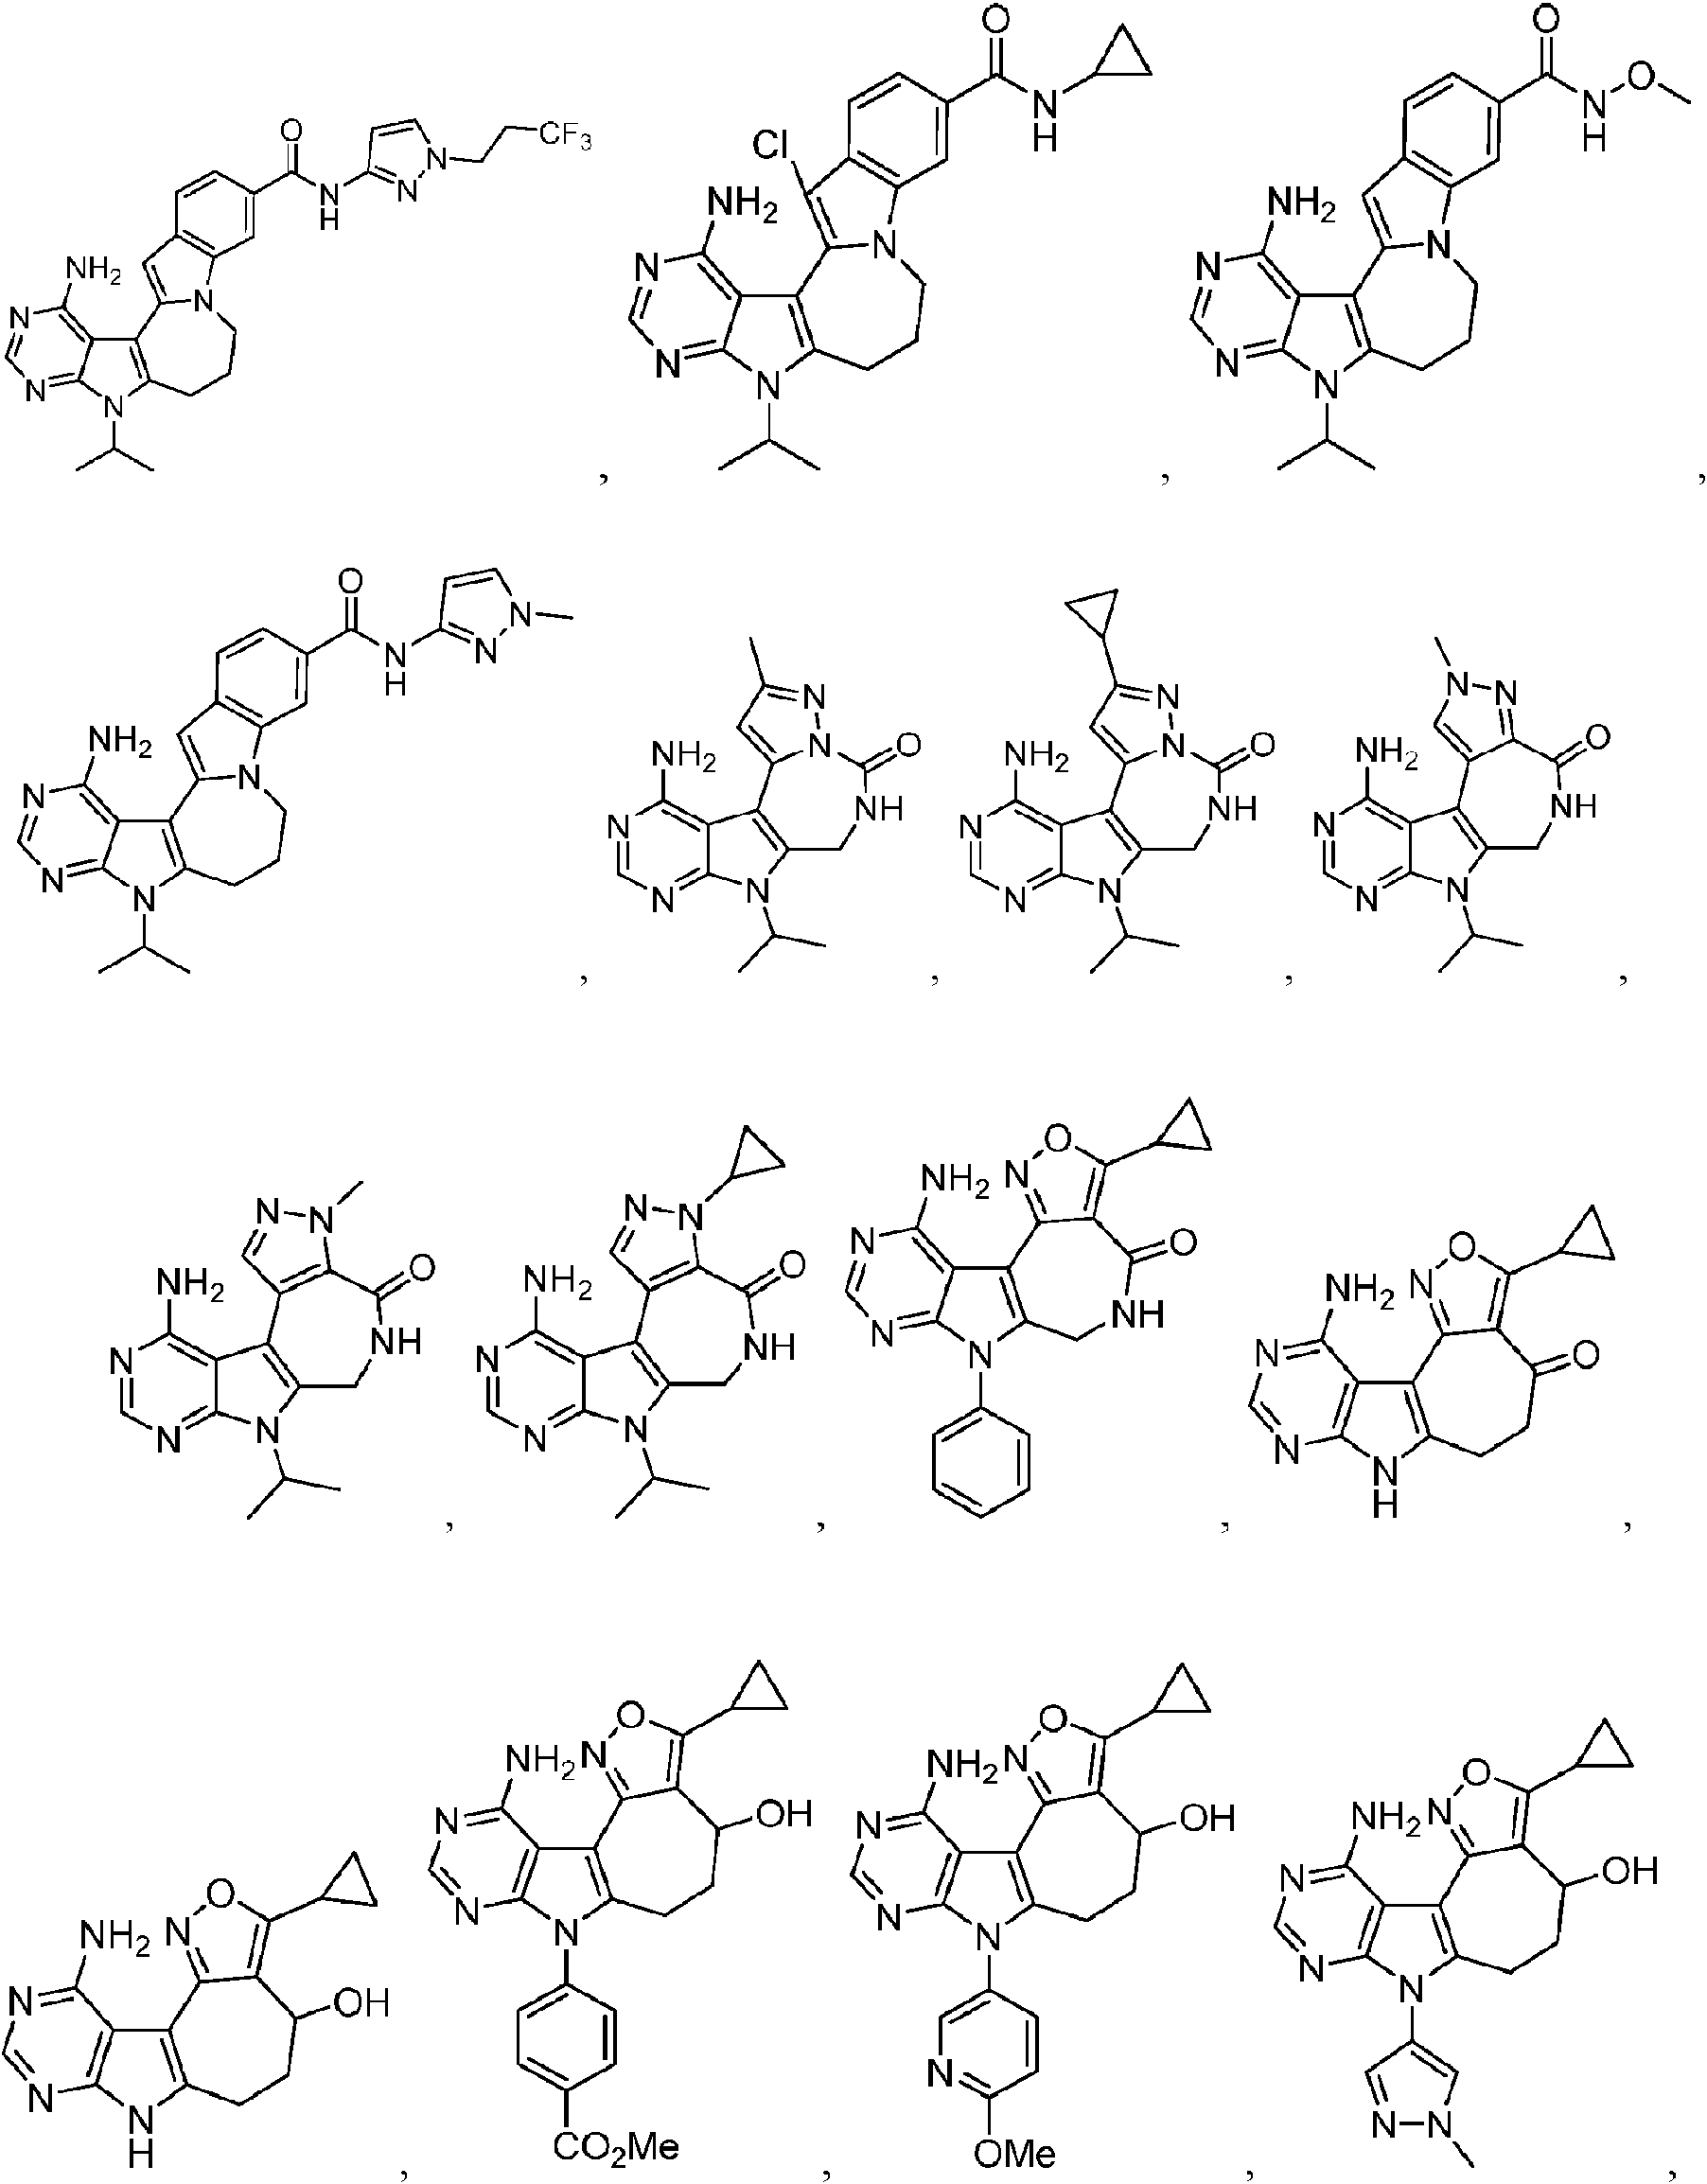
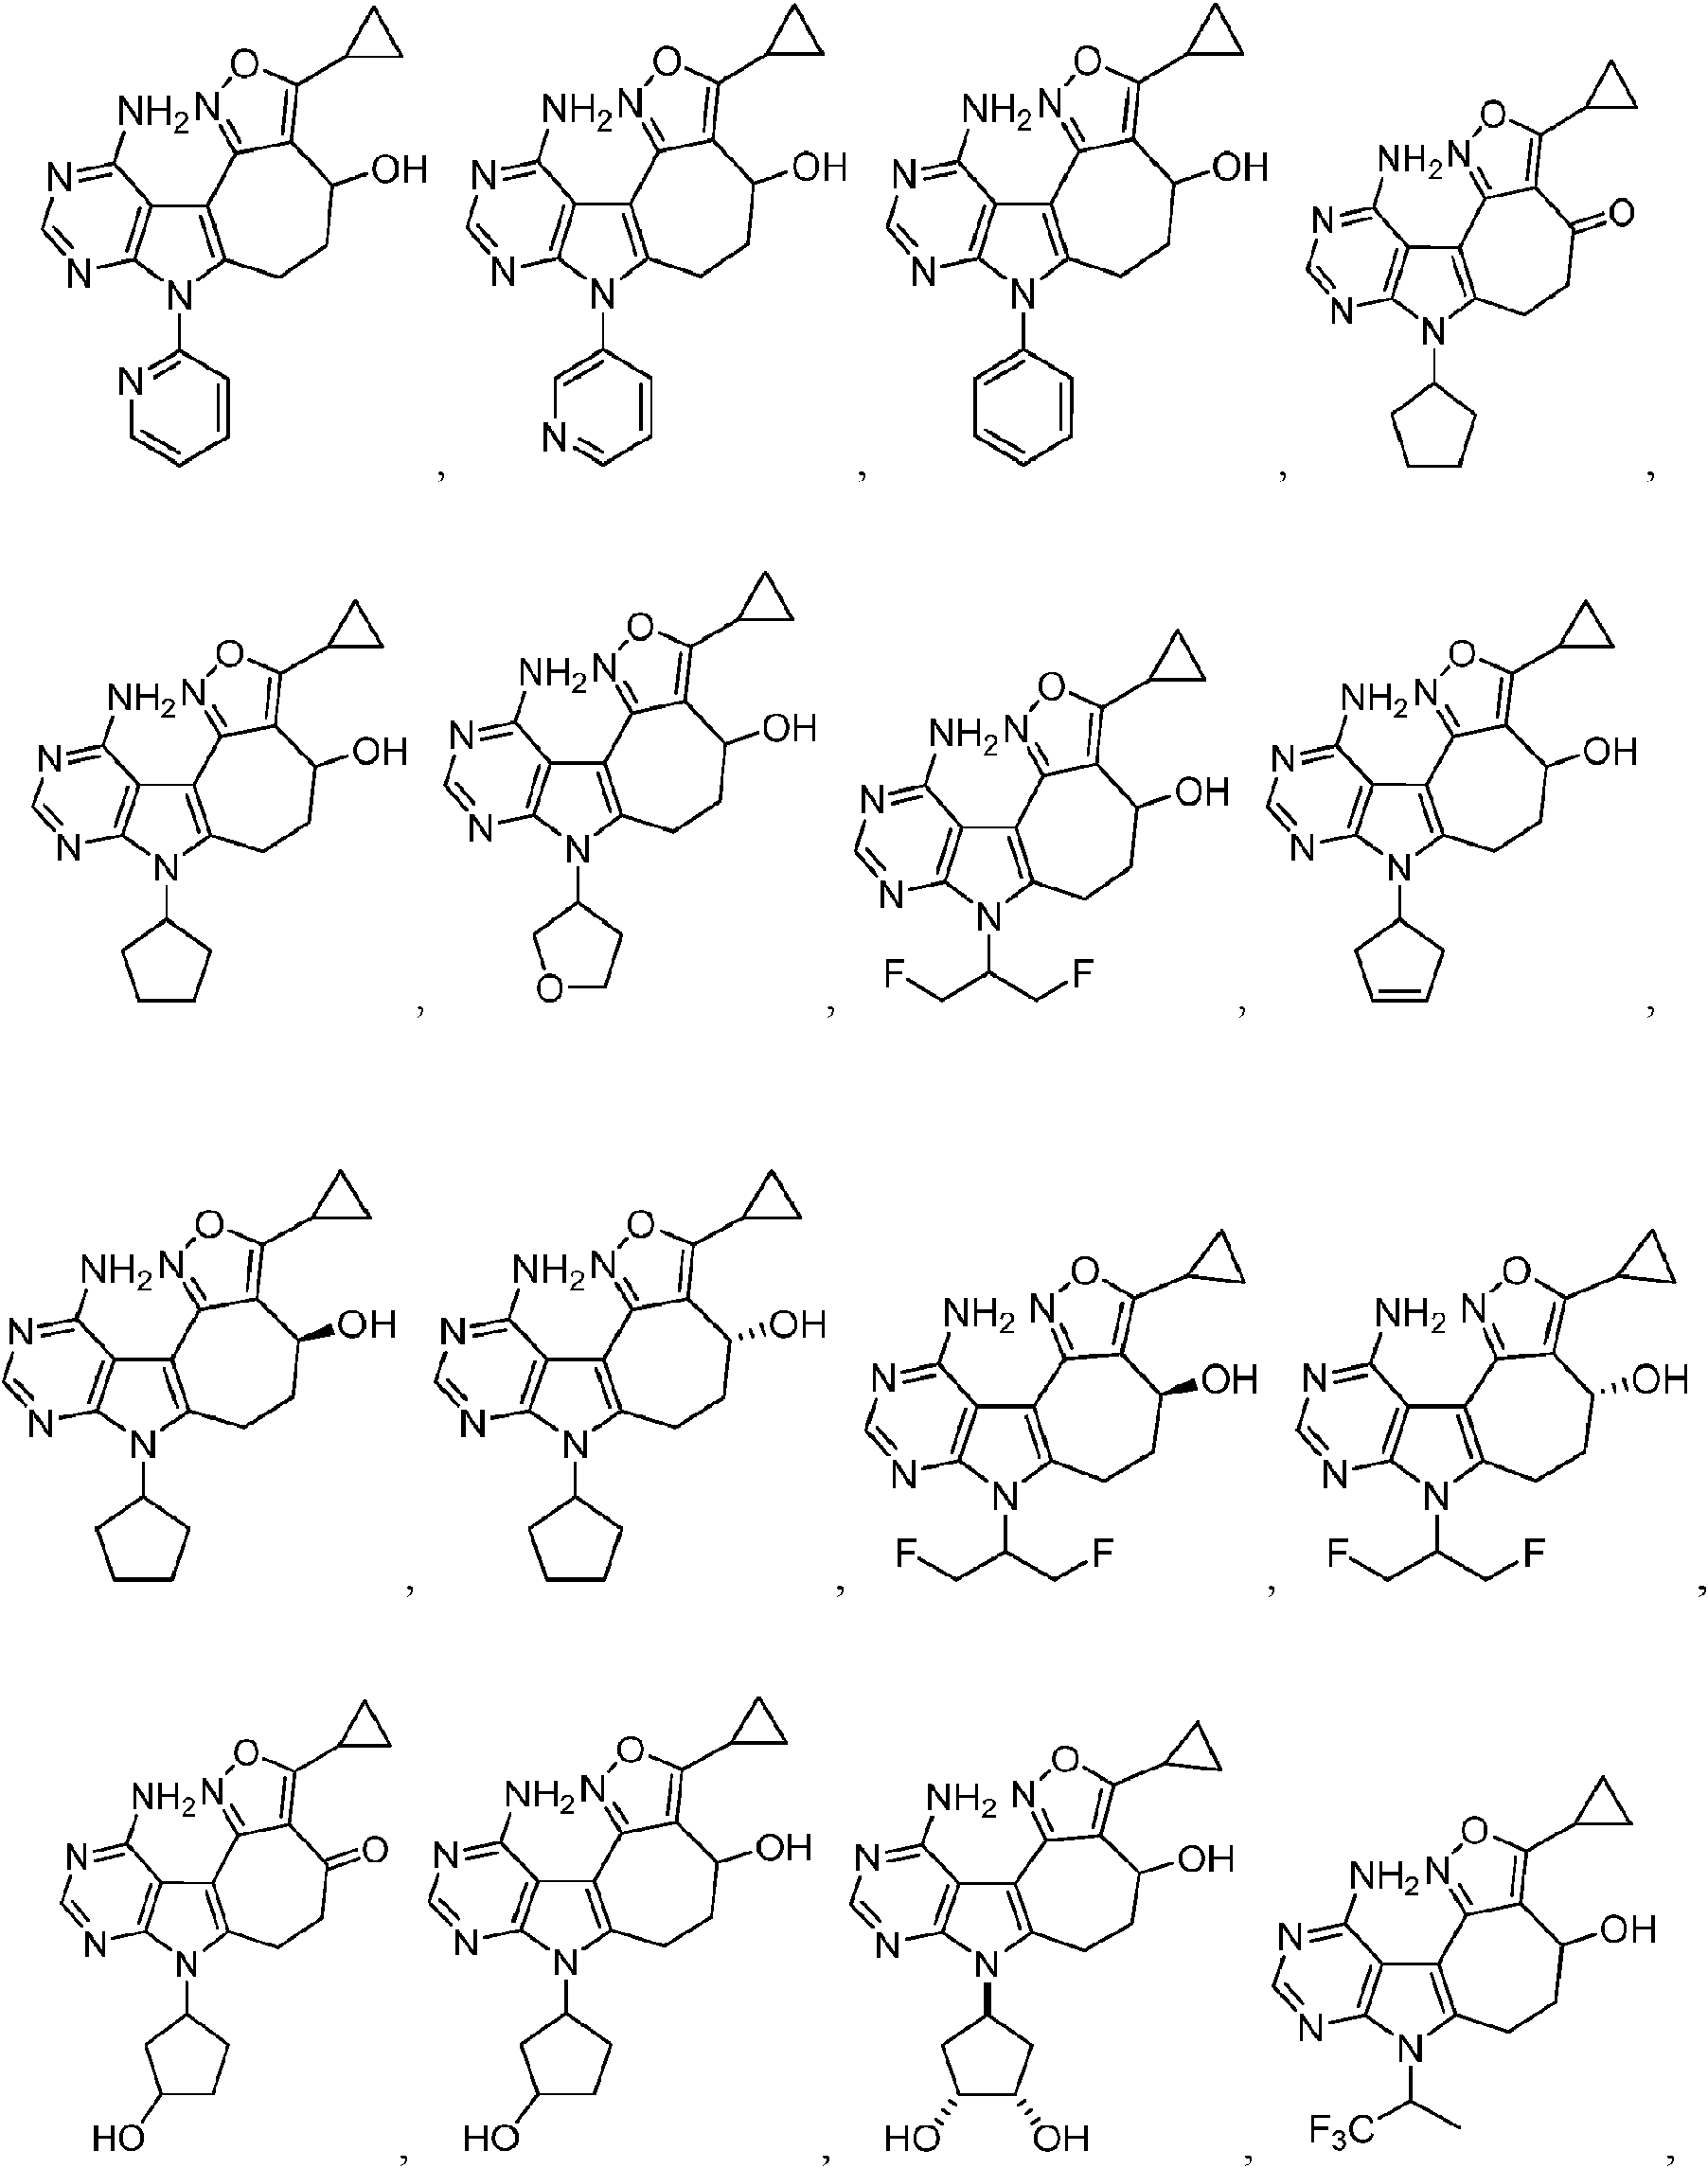
IJ73

IJ74

una sal farmacéuticamente aceptable de los mismos.
10. Un compuesto de acuerdo con la reivindicación 1, de la fórmula:

, o una sal farmacéuticamente aceptable del mismo.
11. Un compuesto de acuerdo con la reivindicación 1, de la fórmula:

12. Una composición farmacéutica, que comprende un compuesto de acuerdo con una cualquiera de las reivindicaciones 1-11 mezclado con un diluyente o portador farmacéuticamente aceptable.
13. Un compuesto, o una sal farmacéuticamente aceptable del mismo, de acuerdo con una cualquiera de las reivindicaciones 1-11 para su uso en terapia.
14. Un compuesto, o una sal farmacéuticamente aceptable del mismo, de acuerdo con una cualquiera de las reivindicaciones 1-11 para su uso en el tratamiento de un cáncer asociado a RET.
15. Un compuesto, o una sal farmacéuticamente aceptable del mismo, para su uso de acuerdo con la reivindicación 14, en el que el cáncer asociado a RET se selecciona del grupo que consiste en: cáncer de pulmón, cáncer papilar de tiroides, cáncer medular de tiroides, cáncer de tiroides diferenciado, cáncer de tiroides recurrente, cáncer de tiroides diferenciado resistente, neoplasia endocrina múltiple de tipo 2A o 2B (MEN2A o MEN2B, respectivamente), feocromocitoma, hiperplasia paratiroidea, cáncer de mama, cáncer colorrectal, carcinoma de células renales papilares, ganglioneuromatosis de la mucosa gastroentérica y cáncer de cuello del útero.
16. Un compuesto, o una sal farmacéuticamente aceptable del mismo, para su uso de acuerdo con la reivindicación 15, en el que el cáncer asociado a RET es cáncer medular de tiroides.
17. Un compuesto, o una sal farmacéuticamente aceptable del mismo, para su uso de acuerdo con la reivindicación
15, en el que el cáncer asociado a RET es cáncer de pulmón y el cáncer de pulmón es carcinoma de pulmón microcítico, cáncer de pulmón no microcítico, carcinomas de células de pulmón de bronquiolos, cáncer de pulmón con fusión en RET o adenocarcinoma de pulmón.
18. Un compuesto, o una sal farmacéuticamente aceptable del mismo, para su uso de acuerdo con la reivindicación 17, en el que el cáncer de pulmón es cáncer de pulmón con fusión en RET.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201862729337P | 2018-09-10 | 2018-09-10 | |
| PCT/US2019/049859 WO2020055672A1 (en) | 2018-09-10 | 2019-09-06 | Fused heterocyclic compounds as ret kinase inhibitors |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2922314T3 true ES2922314T3 (es) | 2022-09-13 |
Family
ID=68051904
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES19773595T Active ES2922314T3 (es) | 2018-09-10 | 2019-09-06 | Compuestos heterocíclicos condensados como inhibidores de cinasa RET |
Country Status (7)
| Country | Link |
|---|---|
| US (1) | US11964988B2 (es) |
| EP (1) | EP3849986B1 (es) |
| JP (1) | JP2022500383A (es) |
| CN (1) | CN112996794A (es) |
| CA (1) | CA3111984A1 (es) |
| ES (1) | ES2922314T3 (es) |
| WO (1) | WO2020055672A1 (es) |
Families Citing this family (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP6888101B2 (ja) | 2017-01-18 | 2021-06-16 | アレイ バイオファーマ インコーポレイテッド | RETキナーゼ阻害剤としての置換ピラゾロ[1,5−a]ピラジン化合物 |
| EP3740491A1 (en) | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrrolo[2,3-d]pyrimidines compounds as ret kinase inhibitors |
| EP3740486A1 (en) | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrazolyl[4,3-c]pyridinecompounds as ret kinase inhibitors |
| CN111630054B (zh) | 2018-01-18 | 2023-05-09 | 奥瑞生物药品公司 | 作为RET激酶抑制剂的取代的吡唑并[3,4-d]嘧啶化合物 |
| CN116490186B (zh) | 2020-08-05 | 2025-10-31 | C4医药公司 | 用于ret的靶向降解的化合物 |
| CN117813308B (zh) * | 2021-09-14 | 2026-06-02 | 中国医药研究开发中心有限公司 | 含氮稠环类化合物及其制备方法和医药用途 |
| WO2024061343A1 (zh) * | 2022-09-23 | 2024-03-28 | 先声再明医药有限公司 | 膜缔合酪氨酸和苏氨酸激酶抑制剂及其应用 |
| WO2024222899A1 (zh) * | 2023-04-28 | 2024-10-31 | 海南先声再明医药股份有限公司 | 膜缔合酪氨酸和苏氨酸激酶抑制剂及其应用 |
| WO2025195505A1 (zh) * | 2024-03-22 | 2025-09-25 | 海南先声再明医药股份有限公司 | 膜缔合酪氨酸和苏氨酸激酶抑制剂化合物及其应用 |
Family Cites Families (284)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4783443A (en) | 1986-03-03 | 1988-11-08 | The University Of Chicago | Amino acyl cephalosporin derivatives |
| US5844092A (en) | 1994-03-18 | 1998-12-01 | Genentech, Inc. | Human TRK receptors and neurotrophic factor inhibitors |
| US5430021A (en) | 1994-03-18 | 1995-07-04 | Pharmavene, Inc. | Hydrophobic drug delivery systems |
| US5877016A (en) | 1994-03-18 | 1999-03-02 | Genentech, Inc. | Human trk receptors and neurotrophic factor inhibitors |
| US6677135B1 (en) | 1996-05-08 | 2004-01-13 | Biogen, Inc. | Ret ligand (RetL) for stimulating neutral and renal growth |
| IL126918A (en) | 1996-05-08 | 2007-06-03 | Biogen Idec Inc | Ret ligand (retl) for stimulating neural and renal growth |
| US6682921B1 (en) | 1996-08-21 | 2004-01-27 | New York University | Crystals of the tyrosine kinase domain of non-insulin receptor tyrosine kinases |
| US6531152B1 (en) | 1998-09-30 | 2003-03-11 | Dexcel Pharma Technologies Ltd. | Immediate release gastrointestinal drug delivery system |
| AU7103900A (en) | 1999-09-01 | 2001-03-26 | Biogen, Inc. | Ret ligand 5 (retl5) compositions and uses thereof |
| US6534085B1 (en) | 1999-09-23 | 2003-03-18 | Bioresponse L.L.C. | Phytochemicals for promoting weight loss |
| FI20000403A0 (fi) | 2000-02-22 | 2000-02-22 | Hannu Sariola | GDNF perhesukuisten yhdisteiden käyttö kivessyövän hoitoon tarkoitettujen tuotteiden valmistamiseksi |
| IL153375A0 (en) | 2000-06-22 | 2003-07-06 | Genentech Inc | Agonist anti-trk-c monoclonal antibodies |
| AU2002334355A1 (en) | 2001-09-06 | 2003-03-18 | Prochon Biotech Ltd. | Protein tyrosine kinase inhibitors |
| US7466344B2 (en) | 2002-06-07 | 2008-12-16 | Scimeasure Analytical Systems, Inc. | High-speed low noise CCD controller |
| ITMI20021620A1 (it) | 2002-07-23 | 2004-01-23 | Novuspharma Spa | Composto ad ativita' antitumorale |
| WO2004009087A1 (en) | 2002-07-24 | 2004-01-29 | University Of Cincinnati | 4-4(methylpiperazin-1-ylmethyl)-n-[4-methyl-3-(pyridin-3-yl)pyrimidin-2-ylamino)phenyl]-benzamide for treating mutated-ret kinase associated diseases |
| ES2325440T3 (es) | 2003-02-20 | 2009-09-04 | Smithkline Beecham Corporation | Compuestos de pirimidina. |
| US20090143399A1 (en) | 2003-10-14 | 2009-06-04 | Arizona Board Of Regents On Behalf Of The University Of Arizona | Protein Kinase Inhibitors |
| US7169918B2 (en) | 2003-10-27 | 2007-01-30 | Genelabs Technologies, Inc. | Methods for preparing 7-(2′-substituted-β-D-ribofuranosyl)-4-(NR2R3)-5-(substituted ethyn-1-yl)-pyrrolo[2,3-d]pyrimidine derivatives |
| MY141220A (en) | 2003-11-17 | 2010-03-31 | Astrazeneca Ab | Pyrazole derivatives as inhibitors of receptor tyrosine kinases |
| RU2006121646A (ru) | 2003-11-21 | 2008-01-10 | Новартис АГ (CH) | Производные 1h-имидазохинолина в качестве ингибиторов протеинкиназы |
| RU2006122853A (ru) | 2003-11-28 | 2008-01-10 | Новартис АГ (CH) | Производные диарилмочевины для лечения заболеваний, зависимых от протеинкиназы |
| JP5138938B2 (ja) | 2003-12-19 | 2013-02-06 | プレキシコン インコーポレーテッド | Ret調節剤の開発のための化合物および方法 |
| GB0330043D0 (en) | 2003-12-24 | 2004-01-28 | Pharmacia Italia Spa | Pyrrolo [2,3-b] pyridine derivatives active as kinase inhibitors process for their preparation and pharmaceutical compositions comprising them |
| GB0330042D0 (en) | 2003-12-24 | 2004-01-28 | Pharmacia Italia Spa | Pyrrolo [2,3-b] pyridine derivatives active as kinase inhibitors process for their preparation and pharmaceutical compositions them |
| WO2005068424A1 (en) | 2004-01-20 | 2005-07-28 | Cell Therapeutics Europe S.R.L. | Indolinone derivatives as receptor tyrosine kinase ihibitors |
| US20050222171A1 (en) | 2004-01-22 | 2005-10-06 | Guido Bold | Organic compounds |
| AR049769A1 (es) | 2004-01-22 | 2006-09-06 | Novartis Ag | Derivados de pirazolo(1,5-a)pirimidin 7-il-amina para utilizarse en el tratamiento de enfermedades dependientes de la quinasa de proteina |
| WO2005099363A2 (en) | 2004-03-26 | 2005-10-27 | Whitehead Institute For Biomedical Research | Methods of diagnosing, preventing and treating cancer metastasis |
| GB0512324D0 (en) | 2005-06-16 | 2005-07-27 | Novartis Ag | Organic compounds |
| CN101052629A (zh) | 2004-08-02 | 2007-10-10 | Osi制药公司 | 芳基-氨基取代的吡咯并嘧啶多激酶抑制化合物 |
| MX2007001399A (es) | 2004-08-02 | 2007-04-18 | Osi Pharm Inc | Compuestos que inhiben pirrolopirimidina multi-cinasa aril-amino sustituidas. |
| PE20060664A1 (es) | 2004-09-15 | 2006-08-04 | Novartis Ag | Amidas biciclicas como inhibidores de cinasa |
| WO2006050076A1 (en) | 2004-10-29 | 2006-05-11 | Janssen Pharmaceutica, N.V. | Pyrimidinyl substituted fused-pyrrolyl compounds useful in treating kinase disorders |
| DE102005003687A1 (de) | 2005-01-26 | 2006-07-27 | Sphingo Tec Gmbh | Immunoassay zur Bestimmung der Freisetzung von Neurotensin in die Zirkulation |
| GB0501999D0 (en) | 2005-02-01 | 2005-03-09 | Sentinel Oncology Ltd | Pharmaceutical compounds |
| EP1848506A2 (en) | 2005-02-18 | 2007-10-31 | Attenuon, LLC | Pyrimidine-fused diazepine derivatives and indole-fused pteridines |
| GB0507575D0 (en) | 2005-04-14 | 2005-05-18 | Novartis Ag | Organic compounds |
| US7402579B2 (en) | 2005-04-15 | 2008-07-22 | Cylene Pharmaceuticals, Inc. | Quinobenzoxazine analogs and compositions |
| CA2608009A1 (en) | 2005-05-16 | 2006-11-23 | Astrazeneca Ab | Pyrazolylaminopyrimidine derivatives useful as tyrosine kinase inhibitors |
| WO2006128042A2 (en) | 2005-05-26 | 2006-11-30 | The Johns Hopkins University | Methods of identifying mutations in nucleic acid |
| US7541367B2 (en) | 2005-05-31 | 2009-06-02 | Janssen Pharmaceutica, N.V. | 3-benzoimidazolyl-pyrazolopyridines useful in treating kinase disorders |
| EP1896462A2 (en) | 2005-05-31 | 2008-03-12 | The Pfahl Family Trust (Dated 9 July 1996) | Substituted biarylheterocycle derivatives as protein kinase inhibitors for the treatment of cancer and other diseases |
| ITRM20050290A1 (it) | 2005-06-07 | 2006-12-08 | Lay Line Genomics Spa | Uso di molecole in grado di inibire il legame tra ngf e il suo recettore trka come analgesici ad effetto prolungato. |
| MY153898A (en) | 2005-06-22 | 2015-04-15 | Plexxikon Inc | Compounds and methods for kinase modulation, and indications therefor |
| GB0515026D0 (en) | 2005-07-21 | 2005-08-31 | Novartis Ag | Organic compounds |
| CN101232871A (zh) | 2005-08-03 | 2008-07-30 | 伊士曼化工公司 | 生育酚聚乙二醇琥珀酸酯粉末及其制备方法 |
| KR101379693B1 (ko) | 2005-08-25 | 2014-04-10 | 크리어빌리스 쎄라퓨틱스 에스.피.에이. | K-252a 및 그의 유도체의 중합체 컨쥬게이트 |
| US7803806B2 (en) | 2005-11-03 | 2010-09-28 | Sgx Pharmaceuticals, Inc. | Pyrimidinyl-thiophene kinase modulators |
| EP1785420A1 (en) | 2005-11-14 | 2007-05-16 | 4Sc Ag | Thiazole analogues and uses thereof |
| US20070149523A1 (en) | 2005-11-14 | 2007-06-28 | Jan Ehlert | Thiazole Analogues and Uses Thereof |
| WO2007057397A1 (en) | 2005-11-15 | 2007-05-24 | Boehringer Ingelheim International Gmbh | Treatment of cancer |
| WO2007057399A2 (en) | 2005-11-15 | 2007-05-24 | Boehringer Ingelheim International Gmbh | Treatment of cancer with indole derivatives |
| GB0524436D0 (en) | 2005-11-30 | 2006-01-11 | Novartis Ag | Organic compounds |
| US7795273B2 (en) | 2005-12-08 | 2010-09-14 | Novartis Ag | Pyrazolo[1,5-a]pyridine-3-carboxylic acids as EphB and VEGFR2 kinase inhibitors |
| JP5474354B2 (ja) | 2005-12-30 | 2014-04-16 | アステックス、セラピューティックス、リミテッド | 医薬化合物 |
| WO2007087245A2 (en) | 2006-01-24 | 2007-08-02 | Merck & Co., Inc. | Ret tyrosine kinase inhibition |
| PL1973910T3 (pl) | 2006-01-27 | 2013-11-29 | Shanghai hengrui pharmaceutical co ltd | Pirolo[3,2-c]pirydyn-4-onowo-2-indolinonowe inhibitory kinazy białkowej |
| CN101563336A (zh) | 2006-03-16 | 2009-10-21 | 诺瓦提斯公司 | 用于治疗特别是黑素瘤的杂环有机化合物 |
| KR101449057B1 (ko) | 2006-03-17 | 2014-10-10 | 암비트 바이오사이언시즈 코포레이션 | 질환 치료용 이미다졸로티아졸 화합물 |
| ZA200808966B (en) | 2006-03-27 | 2010-03-31 | Nerviano Medical Sciences Srl | Pyridyl- and pyrimidinyl-substituted pyrrole-, thiophene- and furane-derivatives as kinase inhibitors |
| JP2009537520A (ja) | 2006-05-15 | 2009-10-29 | アイアールエム・リミテッド・ライアビリティ・カンパニー | Fgf受容体キナーゼ阻害剤のための組成物および方法 |
| CN104706637A (zh) | 2006-05-18 | 2015-06-17 | 卫材R&D管理有限公司 | 针对甲状腺癌的抗肿瘤剂 |
| US8063225B2 (en) | 2006-08-14 | 2011-11-22 | Chembridge Corporation | Tricyclic compound derivatives useful in the treatment of neoplastic diseases, inflammatory disorders and immunomodulatory disorders |
| US20110195072A1 (en) | 2006-09-12 | 2011-08-11 | Anne Boulay | Non-neuroendocrine cancer therapy |
| WO2008033562A2 (en) | 2006-09-15 | 2008-03-20 | Xcovery, Inc. | Kinase inhibitor compounds |
| US20120225057A1 (en) | 2006-10-11 | 2012-09-06 | Deciphera Pharmaceuticals, Llc | Methods and compositions for the treatment of myeloproliferative diseases and other proliferative diseases |
| EP1918291A1 (en) | 2006-10-30 | 2008-05-07 | Novartis AG | 3-Aminocarbonyl-substituted fused pyrazolo-derivatives as protein kinase modulators |
| PL2848610T3 (pl) | 2006-11-15 | 2018-01-31 | Ym Biosciences Australia Pty | Inhibitory aktywności kinazy |
| PE20121126A1 (es) | 2006-12-21 | 2012-08-24 | Plexxikon Inc | Compuestos pirrolo [2,3-b] piridinas como moduladores de quinasa |
| WO2008079909A1 (en) | 2006-12-21 | 2008-07-03 | Plexxikon, Inc. | Pyrrolo [2,3-b] pyridines as kinase modulators |
| RU2009122670A (ru) | 2006-12-21 | 2011-01-27 | Плекссикон, Инк. (Us) | Соединения и способы для модуляции киназ и показания к их применению |
| US20080199426A1 (en) | 2007-01-11 | 2008-08-21 | Sukhatme Vikas P | Methods and compositions for the treatment and diagnosis of vascular inflammatory disorders or endothelial cell disorders |
| US20100173954A1 (en) | 2007-01-19 | 2010-07-08 | Bayer Healthcare Llc | Treatment of cancers having resistance to chemotherapeutic agents |
| US20080234267A1 (en) | 2007-03-20 | 2008-09-25 | Karen Elizabeth Lackey | Compounds and Methods of Treatment |
| US20110189167A1 (en) | 2007-04-20 | 2011-08-04 | Flynn Daniel L | Methods and Compositions for the Treatment of Myeloproliferative Diseases and other Proliferative Diseases |
| BRPI0811516A2 (pt) | 2007-05-04 | 2014-11-18 | Irm Llc | Compostos e composições como inibidores de c-kit e pdgfr cinase |
| WO2008138184A1 (fr) | 2007-05-14 | 2008-11-20 | Shanghai Hengrui Pharmaceutical Co.Ltd. | Dérivés de pyrrolo-azacycles, leur procédé de fabrication et leur utilisation en tant qu'inhibiteurs de protéine kinases |
| WO2009003136A1 (en) | 2007-06-26 | 2008-12-31 | Rigel Pharmaceuticals, Inc. | Substituted pyrimidine-2, 4 -diamines for treating cell proliferative disorders |
| JP2010533158A (ja) | 2007-07-09 | 2010-10-21 | アストラゼネカ アクチボラグ | 化合物類−945 |
| US20100209488A1 (en) | 2007-07-16 | 2010-08-19 | The Regents Of The University Of California | Protein kinase modulating compounds and methods for making and using them |
| JP2010533729A (ja) | 2007-07-17 | 2010-10-28 | プレキシコン,インコーポレーテッド | キナーゼ調節のための化合物と方法、及びそのための適応 |
| BRPI0814441A2 (pt) | 2007-07-19 | 2015-07-14 | Schering Corp | Compostos de amida heterocíclica como inibidores de proteína cinase |
| EA018503B1 (ru) | 2007-07-20 | 2013-08-30 | НЕРВИАНО МЕДИКАЛ САЙЕНСИЗ С.р.л. | Замещенные производные индазола, активные как ингибиторы киназы |
| WO2009017838A2 (en) | 2007-08-01 | 2009-02-05 | Exelixis, Inc. | Combinations of jak-2 inhibitors and other agents |
| DK2185698T3 (en) | 2007-08-07 | 2015-07-27 | Purdue Research Foundation | Kinase Inhibitors and Uses thereof |
| EP2025678A1 (en) | 2007-08-17 | 2009-02-18 | Oncalis AG | Pyrazolo[3,4-d]pyrimidine compounds and their use as modulators of protein kinase |
| WO2009042646A1 (en) | 2007-09-24 | 2009-04-02 | Curis, Inc. | Anti-proliferative agents |
| KR20100089851A (ko) | 2007-10-23 | 2010-08-12 | 노파르티스 아게 | 호흡기 질환의 치료를 위한 trkb 항체의 용도 |
| EP2215091B1 (en) | 2007-12-04 | 2016-03-30 | Nerviano Medical Sciences S.r.l. | Substituted dihydropteridin-6-one derivatives, process for their preparation and their use as kinase inhibitors |
| CN101459004B (zh) | 2007-12-14 | 2011-02-09 | 深圳富泰宏精密工业有限公司 | 电子装置的按键面板结构及制造该按键面板结构的方法 |
| BRPI0906473A8 (pt) | 2008-01-04 | 2016-02-10 | Intellikine Inc | Certas entidades químicas, composições e métodos |
| JP5420568B2 (ja) | 2008-01-17 | 2014-02-19 | アイアールエム・リミテッド・ライアビリティ・カンパニー | 改良された抗TrkB抗体 |
| US20090227556A1 (en) | 2008-01-31 | 2009-09-10 | Eisai R&D Management Co., Ltd. | Receptor tyrosine kinase inhibitors comprising pyridine and pyrimidine derivatives |
| TW200942537A (en) | 2008-02-01 | 2009-10-16 | Irm Llc | Compounds and compositions as kinase inhibitors |
| WO2009103076A1 (en) | 2008-02-15 | 2009-08-20 | Oxigene, Inc. | Methods and compositions for enhancing the efficacy of rtk inhibitors |
| AU2009226136B2 (en) | 2008-03-17 | 2013-08-15 | Ambit Biosciences Corporation | Quinazoline derivatives as RAF kinase modulators and methods of use thereof |
| US8822500B2 (en) | 2008-03-19 | 2014-09-02 | Chembridge Corporation | Tyrosine kinase inhibitors |
| US8815906B2 (en) | 2008-03-19 | 2014-08-26 | Chembridge Corporation | Tyrosine kinase inhibitors |
| EP2254886B1 (en) | 2008-03-28 | 2016-05-25 | Nerviano Medical Sciences S.r.l. | 3,4-dihydro-2h-pyrazino[1,2-a]indol-1-one derivatives active as kinase inhibitors, process for their preparation and pharmaceutical compositions comprising them |
| PE20091846A1 (es) | 2008-05-19 | 2009-12-16 | Plexxikon Inc | DERIVADOS DE PIRROLO[2,3-d]-PIRIMIDINA COMO MODULADORES DE CINASAS |
| US8158636B2 (en) | 2008-05-19 | 2012-04-17 | Plexxikon Inc. | Compounds and methods for kinase modulation, and indications therefor |
| AU2009248774B2 (en) | 2008-05-23 | 2012-05-31 | Novartis Ag | Derivatives of quinolines and quinoxalines as protein tyrosine kinase inhibitors |
| CN104530052A (zh) | 2008-06-10 | 2015-04-22 | 普莱希科公司 | 用于激酶调节的5h-吡咯[2,3-b]吡嗪衍生物和其适应症 |
| EP2303890A4 (en) | 2008-06-19 | 2012-04-11 | Progenics Pharm Inc | INHIBITORS OF PHOSPHATIDYLINOSITE-3-KINASE |
| MX2011000216A (es) | 2008-07-08 | 2011-03-29 | Intellikine Inc | Inhibidores de cinasa y metodos para su uso. |
| EP2313091A4 (en) | 2008-07-14 | 2012-04-04 | Univ Kingston | PHARMACEUTICAL COMPOSITIONS WITH RET-HEMMERN AND METHOD FOR THE TREATMENT OF CANCER |
| CN102105151B (zh) | 2008-07-29 | 2013-12-18 | 内尔维阿诺医学科学有限公司 | Cdk抑制剂在治疗神经胶质瘤中的应用 |
| CN102100126B (zh) | 2008-09-01 | 2014-04-16 | 夏普株式会社 | 有机电致发光面板、有机电致发光显示器、有机电致发光照明装置和它们的制造方法 |
| US20100075916A1 (en) | 2008-09-05 | 2010-03-25 | Auspex Pharmaceuticals, Inc. | Substituted quinazoline inhibitors of growth factor receptor tyrosine kinases |
| EP2161271A1 (en) | 2008-09-08 | 2010-03-10 | Università Degli Studi Di Milano - Bicocca | Alpha-carboline inhibitors of NMP-ALK, RET, and Bcr-Abl |
| US8394802B2 (en) | 2008-09-19 | 2013-03-12 | Nerviano Medical Sciences S.R.L. | 3,4-dihydro-2H-pyrrolo[1,2-a]pyrazin-1-one derivatives for the modulation of the activity of protein kinases |
| SI2350075T1 (sl) | 2008-09-22 | 2014-06-30 | Array Biopharma, Inc. | Substituirane imidazo (1,2b)piridazinske spojine kot Trk kinazni inhibitorji |
| US9006252B2 (en) | 2008-09-26 | 2015-04-14 | National Health Research Institutes | Fused multicyclic compounds as protein kinase inhibitors |
| CN102264736B (zh) | 2008-10-22 | 2013-08-14 | 阵列生物制药公司 | 作为TRK激酶抑制剂的取代的吡唑并[1,5-a]嘧啶化合物 |
| US8551963B2 (en) | 2008-11-06 | 2013-10-08 | Ambit Biosciences Corporation | Imidazolothiazole compounds and methods of use thereof |
| US8912194B2 (en) | 2008-11-24 | 2014-12-16 | Nerviano Medical Sciences S.R.L. | CDK inhibitor for the treatment of mesothelioma |
| KR101061599B1 (ko) | 2008-12-05 | 2011-09-02 | 한국과학기술연구원 | 비정상 세포 성장 질환의 치료를 위한 단백질 키나아제 저해제인 신규 인다졸 유도체, 이의 약학적으로 허용가능한염 및 이를 유효성분으로 함유하는 약학적 조성물 |
| JO3265B1 (ar) | 2008-12-09 | 2018-09-16 | Novartis Ag | مثبطات بيريديلوكسى اندولات vegf-r2 واستخدامها لعلاج المرض |
| WO2010111527A1 (en) | 2009-03-26 | 2010-09-30 | Plexxikon, Inc. | Pyrazolo [ 3, 4 -b] pyridines as kinase inhibitors and their medical use |
| US9321800B2 (en) | 2009-04-22 | 2016-04-26 | Gilead Sciences, Inc. | 7-deazapurine nucleosides for therapeutic uses |
| TWI410418B (zh) | 2009-04-29 | 2013-10-01 | Ind Tech Res Inst | 氮雜薁化合物、藥學組合物與抑制一細胞中蛋白質激酶之活性的方法 |
| MX2011011875A (es) | 2009-05-08 | 2011-12-08 | Astellas Pharma Inc | Compuesto de carboxamida heterociclica diamino. |
| US8765747B2 (en) | 2009-06-12 | 2014-07-01 | Dana-Farber Cancer Institute, Inc. | Fused 2-aminothiazole compounds |
| EP3045457B1 (en) | 2009-06-15 | 2018-05-09 | Nerviano Medical Sciences S.r.l. | Substituted pyrimidinylpyrrolopyridinone derivatives, process for their preparation and their use as kinase inhibitors |
| AR077468A1 (es) | 2009-07-09 | 2011-08-31 | Array Biopharma Inc | Compuestos de pirazolo (1,5 -a) pirimidina sustituidos como inhibidores de trk- quinasa |
| UA111579C2 (uk) | 2009-08-17 | 2016-05-25 | Інтеллікіне Ллк | ГЕТЕРОЦИКЛІЧНІ ПОХІДНІ 2-АМІНОБЕНЗО[d]ОКСАЗОЛУ, ФАРМАЦЕВТИЧНА КОМПОЗИЦІЯ НА ЇХ ОСНОВІ ТА ЇХ ЗАСТОСУВАННЯ ДЛЯ ЛІКУВАННЯ ЗАХВОРЮВАННЯ, ПОВ'АНОГО З РІ3-КІНАЗОЮ |
| KR101256018B1 (ko) | 2009-08-20 | 2013-04-18 | 한국과학기술연구원 | 단백질 키나아제 저해활성을 갖는 1,3,6-치환된 인돌 화합물 |
| US20120157452A1 (en) | 2009-08-28 | 2012-06-21 | Genentech, Inc. | 1h-pyrazolo[3,4-b] pyridine compounds for inhibiting raf kinase |
| SG178853A1 (en) | 2009-08-28 | 2012-04-27 | Array Biopharma Inc | Raf inhibitor compounds and methods of use thereof |
| FR2951172B1 (fr) | 2009-10-13 | 2014-09-26 | Pf Medicament | Derives pyrazolopyridines en tant qu'agent anticancereux |
| KR101147550B1 (ko) | 2009-10-22 | 2012-05-17 | 한국과학기술연구원 | 단백질 키나아제 저해활성을 가지는 2,7-치환된 티에노[3,2-d]피리미딘 화합물 |
| KR101116756B1 (ko) | 2009-10-27 | 2012-03-13 | 한국과학기술연구원 | 단백질 키나아제 저해활성을 갖는 신규의 1,6-치환된 인돌 화합물 |
| JP5993742B2 (ja) | 2009-10-29 | 2016-09-14 | ジェノスコ | キナーゼ阻害剤 |
| LT2496567T (lt) | 2009-11-05 | 2017-11-27 | Rhizen Pharmaceuticals S.A. | Nauji benzopirano kinazės moduliatoriai |
| CA2780892C (en) | 2009-11-13 | 2017-02-14 | Genosco | Kinase inhibitors |
| KR101094446B1 (ko) | 2009-11-19 | 2011-12-15 | 한국과학기술연구원 | 단백질 키나아제 저해활성을 가지는 2,4,7-치환된 티에노[3,2-d]피리미딘 화합물 |
| EP2937345B1 (en) | 2009-12-29 | 2018-03-21 | Dana-Farber Cancer Institute, Inc. | Type ii raf kinase inhibitors |
| KR101483215B1 (ko) | 2010-01-29 | 2015-01-16 | 한미약품 주식회사 | 단백질 키나아제 저해활성을 갖는 비시클릭 헤테로아릴 유도체 |
| EP2528925B1 (en) | 2010-01-29 | 2017-07-05 | Hanmi Science Co., Ltd. | THIENO[3,2-d]PYRIMIDINE DERIVATIVES HAVING INHIBITORY ACTIVITY ON PROTEIN KINASES |
| WO2011092120A1 (en) | 2010-01-29 | 2011-08-04 | Nerviano Medical Sciences S.R.L. | 6,7- dihydroimidazo [1,5-a] pyrazin-8 (5h) - one derivatives as protein kinase modulators |
| ES2594927T3 (es) | 2010-02-18 | 2016-12-23 | INSERM (Institut National de la Santé et de la Recherche Médicale) | Métodos para prevenir las metástasis cancerosas |
| TWI510487B (zh) | 2010-04-21 | 2015-12-01 | Plexxikon Inc | 用於激酶調節的化合物和方法及其適應症 |
| US8691810B2 (en) | 2010-05-12 | 2014-04-08 | Abbvie Inc. | Pyrrolopyridine and pyrrolopyrimidine inhibitors of kinases |
| BR122019024201B1 (pt) | 2010-05-20 | 2021-08-03 | Array Biopharma Inc | Composto macrocíclico como inibidores de trk quinase, seu uso, e composição farmacêutica |
| WO2012034095A1 (en) | 2010-09-09 | 2012-03-15 | Irm Llc | Compounds and compositions as trk inhibitors |
| UY33597A (es) | 2010-09-09 | 2012-04-30 | Irm Llc | Compuestos y composiciones como inhibidores de la trk |
| WO2012047017A2 (ko) | 2010-10-05 | 2012-04-12 | 크리스탈지노믹스(주) | 2,3-디히드로-이소인돌-1-온 유도체 및 이를 포함하는 조성물 |
| JP2014005206A (ja) | 2010-10-22 | 2014-01-16 | Astellas Pharma Inc | アリールアミノヘテロ環カルボキサミド化合物 |
| US8618146B2 (en) | 2011-01-03 | 2013-12-31 | Dr. Reddy's Laboratories Limited | Epothilone compound formulations |
| EP2668188B1 (en) | 2011-01-26 | 2016-05-18 | Nerviano Medical Sciences S.r.l. | Tricyclic derivatives, process for their preparation and their use as kinase inhibitors |
| US8975267B2 (en) | 2011-01-26 | 2015-03-10 | Nerviano Medical Sciences S.R.L. | Tricyclic pyrrolo derivatives, process for their preparation and their use as kinase inhibitors |
| CN102093421B (zh) | 2011-01-28 | 2014-07-02 | 北京康辰药业有限公司 | 一种含磷取代基的喹啉类化合物及其制备方法、以及含有该化合物的药物组合物及其应用 |
| PE20141360A1 (es) | 2011-02-07 | 2014-10-13 | Plexxikon Inc | Compuestos y metodos para la modulacion de quinasas e indicaciones para los mismos. |
| US9199979B2 (en) | 2011-02-24 | 2015-12-01 | Nerviano Medical Sciences S.R.L. | Thiazolylphenyl-benzenesulfonamido derivatives as kinase inhibitors |
| BR112013021638A2 (pt) | 2011-02-25 | 2016-08-02 | Irm Llc | "compostos inibidores de trk, seu uso e composições que os compreendem" |
| WO2012135631A1 (en) | 2011-03-30 | 2012-10-04 | Arrien Pharmaeuticals Llc | Substituted 5-(pyrazin-2-yl)-1h-pyrazolo [3, 4-b] pyridine and pyrazolo [3, 4-b] pyridine derivatives as protein kinase inhibitors |
| EP3628665B1 (en) | 2011-04-01 | 2022-11-02 | University of Utah Research Foundation | Substituted n-phenylpyrimidin-2-amine analogs as inhibitors of the axl kinase |
| US9284298B2 (en) | 2011-04-11 | 2016-03-15 | Nerviano Medical Sciences S.R.L. | Pyrazolyl-pyrimidine derivatives as kinase inhibitors |
| RU2621732C2 (ru) | 2011-04-19 | 2017-06-07 | НЕРВИАНО МЕДИКАЛ САЙЕНСИЗ С.р.л. | Замещенные пиримидинилпирролы, активные в качестве ингибиторов киназы |
| AR086042A1 (es) | 2011-04-28 | 2013-11-13 | Galapagos Nv | Compuesto util para el tratamiento de enfermedades degenerativas e inflamatorias y composicion farmaceutica |
| EA023579B1 (ru) | 2011-05-12 | 2016-06-30 | НЕРВИАНО МЕДИКАЛ САЙЕНСИЗ С.р.л. | Замещенные производные индазола, активные в качестве ингибиторов киназы |
| NZ618795A (en) | 2011-05-13 | 2015-07-31 | Array Biopharma Inc | Pyrrolidinyl urea, pyrrolidinyl thiourea and pyrrolidinyl guanidine compounds as trka kinase inhibitors |
| RU2477723C2 (ru) | 2011-06-16 | 2013-03-20 | Общество С Ограниченной Ответственностью "Фьюжн Фарма" | Ингибиторы протеинкиназ (варианты), их применение для лечения онкологических заболеваний и фармацевтическая композиция на их основе |
| CN102827073A (zh) | 2011-06-17 | 2012-12-19 | 安吉奥斯医药品有限公司 | 治疗活性组合物和它们的使用方法 |
| EP2736514B1 (en) | 2011-07-28 | 2017-10-18 | Nerviano Medical Sciences S.r.l. | Alkynyl substituted pyrimidinyl-pyrroles active as kinases inhibitors |
| WO2013016720A2 (en) | 2011-07-28 | 2013-01-31 | Gerinda Therapeutics, Inc. | Novel substituted biarylheterocycle derivatives as protein kinase inhibitors for the treatment of cancer and other diseases |
| WO2013018882A1 (ja) | 2011-08-04 | 2013-02-07 | 独立行政法人国立がん研究センター | Kif5b遺伝子とret遺伝子との融合遺伝子、並びに該融合遺伝子を標的としたがん治療の有効性を判定する方法 |
| WO2013028817A1 (en) | 2011-08-23 | 2013-02-28 | Foundation Medicine , Inc. | Novel kif5b-ret fusion molecules and uses thereof |
| WO2013077921A2 (en) | 2011-09-02 | 2013-05-30 | The Regents Of The University Of California | Substituted pyrazolo[3,4-d]pyrimidines and uses thereof |
| WO2013036232A2 (en) | 2011-09-08 | 2013-03-14 | Deciphera Pharmaceuticals, Llc | Methods and compositions for the treatment of myeloproliferative diseases and other proliferative diseases |
| CN102408411B (zh) | 2011-09-19 | 2014-10-22 | 北京康辰药业股份有限公司 | 一种含喹啉基的羟肟酸类化合物及其制备方法、以及含有该化合物的药物组合物及其应用 |
| WO2013042137A1 (en) | 2011-09-19 | 2013-03-28 | Aurigene Discovery Technologies Limited | Bicyclic heterocycles as irak4 inhibitors |
| WO2013050446A1 (en) | 2011-10-07 | 2013-04-11 | Nerviano Medical Sciences S.R.L. | SUBSTITUTED 3,4-DIHYDROPYRROLO[1,2-a]PYRAZIN-1(2H)-ONE DERIVATIVES AS KINASES INHIBITORS |
| ES2660265T3 (es) | 2011-10-07 | 2018-03-21 | Nerviano Medical Sciences S.R.L. | Derivados de 3,4-dihidropirrolo[1,2-a]pirazin-1(2h)-ona 4-alquil-sustituidos como inhibidores de cinasa |
| AU2012339753A1 (en) | 2011-11-14 | 2014-06-19 | Tesaro, Inc. | Modulating certain tyrosine kinases |
| US20140137274A1 (en) | 2011-11-30 | 2014-05-15 | Lsip, Llc | Induced malignant stem cells |
| US8377946B1 (en) | 2011-12-30 | 2013-02-19 | Pharmacyclics, Inc. | Pyrazolo[3,4-d]pyrimidine and pyrrolo[2,3-d]pyrimidine compounds as kinase inhibitors |
| SG11201402765TA (en) | 2011-12-30 | 2014-06-27 | Hanmi Pharm Ind Co Ltd | THIENO[3,2-d]PYRIMIDINE DERIVATIVES HAVING INHIBITORY ACTIVITY FOR PROTEIN KINASES |
| JP2015109806A (ja) | 2012-03-22 | 2015-06-18 | アステラス製薬株式会社 | 新規ret融合体の検出法 |
| ES2605388T3 (es) | 2012-04-26 | 2017-03-14 | Ono Pharmaceutical Co., Ltd. | Compuesto inhibidor de Trk |
| US20150099721A1 (en) | 2012-05-10 | 2015-04-09 | Synta Pharmaceuticals Corp. | Treating cancer with hsp90 inhibitory compounds |
| NZ703124A (en) | 2012-05-23 | 2016-07-29 | Nerviano Medical Sciences Srl | Process for the preparation of n-[5-(3,5-difluoro-benzyl)-1h-indazol-3-yl]-4-(4-methyl-piperazin-1-yl)-2-(tetrahydro-pyran-4-ylamino)-benzamide |
| TWI585088B (zh) | 2012-06-04 | 2017-06-01 | 第一三共股份有限公司 | 作爲激酶抑制劑之咪唑并[1,2-b]嗒衍生物 |
| NZ703495A (en) | 2012-07-11 | 2018-02-23 | Blueprint Medicines Corp | Inhibitors of the fibroblast growth factor receptor |
| JPWO2014017491A1 (ja) | 2012-07-26 | 2016-07-11 | 国立研究開発法人国立がん研究センター | Cep55遺伝子とret遺伝子との融合遺伝子 |
| CN104507923B (zh) | 2012-08-02 | 2018-02-09 | 内尔维阿诺医学科学有限公司 | 作为激酶抑制剂的取代的吡咯类活性剂 |
| JP6513567B2 (ja) | 2012-09-07 | 2019-05-15 | エクセリクシス, インク. | 肺腺癌の治療で使用するためのmet、vegfr、およびretの阻害剤 |
| PL2902029T3 (pl) | 2012-09-25 | 2019-01-31 | Chugai Seiyaku Kabushiki Kaisha | Inhibitor RET |
| EP2917214B1 (en) | 2012-11-07 | 2019-08-28 | Nerviano Medical Sciences S.r.l. | Substituted pyrimidinyl and pyridinyl-pyrrolopyridinones, process for their preparation and their use as kinase inhibitors |
| EP2917183A1 (en) | 2012-11-12 | 2015-09-16 | Ignyta, Inc. | Bendamustine derivatives and methods of using same |
| WO2014078325A1 (en) | 2012-11-13 | 2014-05-22 | Array Biopharma Inc. | N-(monocyclic aryl),n'-pyrazolyl-urea, thiourea, guanidine and cyanoguanidine compounds as trka kinase inhibitors |
| US9828360B2 (en) | 2012-11-13 | 2017-11-28 | Array Biopharma Inc. | Pyrrolidinyl urea, thiourea, guanidine and cyanoguanidine compounds as TrkA kinase inhibitors |
| WO2014078417A1 (en) | 2012-11-13 | 2014-05-22 | Array Biopharma Inc. | Pyrazolyl urea, thiourea, guanidine and cyanoguanidine compounds as trka kinase inhibitors |
| CA2891334C (en) | 2012-11-13 | 2021-10-19 | Array Biopharma Inc. | Bicyclic urea, thiourea, guanidine and cyanoguanidine compounds useful for the treatment of pain |
| WO2014078331A1 (en) | 2012-11-13 | 2014-05-22 | Array Biopharma Inc. | N-(arylalkyl)-n'-pyrazolyl-urea, thiourea, guanidine and cyanoguanidine compounds as trka kinase inhibitors |
| US9981959B2 (en) | 2012-11-13 | 2018-05-29 | Array Biopharma Inc. | Thiazolyl and oxazolyl urea, thiourea, guanidine and cyanoguanidine compounds as TrkA kinase inhibitors |
| ME02990B (me) | 2012-11-13 | 2018-10-20 | Array Biopharma Inc | Jedinjenja n-pirolidinil, n'-pirazolil- uree, tiouree, guanidina i cijanoguanidina kао inhibitori trka kinaze |
| US9822118B2 (en) | 2012-11-13 | 2017-11-21 | Array Biopharma Inc. | Bicyclic heteroaryl urea, thiourea, guanidine and cyanoguanidine compounds as TrkA kinase inhibitors |
| WO2014078372A1 (en) | 2012-11-13 | 2014-05-22 | Array Biopharma Inc. | Pyrrolidinyl urea, thiourea, guanidine and cyanoguanidine compounds as trka kinase inhibitors |
| WO2014078328A1 (en) | 2012-11-13 | 2014-05-22 | Array Biopharma Inc. | N-bicyclic aryl,n'-pyrazolyl urea, thiourea, guanidine and cyanoguanidine compounds as trka kinase inhibitors |
| MX2015004626A (es) | 2012-11-29 | 2015-07-14 | Yeda Res & Dev | Metodos para prevenir metastasis de tumor, tratar y pronosticar cancer e identificar agentes que son inhibidores putativos de metastasis. |
| WO2014086284A1 (zh) | 2012-12-04 | 2014-06-12 | 上海医药集团股份有限公司 | 一类氘代3-氰基喹啉类化合物、其药用组合物、制备方法及其用途 |
| FR3000494B1 (fr) | 2012-12-28 | 2015-08-21 | Oribase Pharma | Nouveaux derives d'azaindoles en tant qu'inhibiteurs de proteines kinases |
| FR3000493A1 (fr) | 2012-12-28 | 2014-07-04 | Oribase Pharma | Nouveaux inhibiteurs de proteines kinases |
| DK2940014T3 (en) | 2012-12-28 | 2018-12-10 | Crystalgenomics Inc | 2,3-DIHYDRO-ISOINDOL-1-ON DERIVATIVE AS BTK KINase INHIBITORS AND PHARMACEUTICAL COMPOSITION INCLUDING THE SAME |
| FR3000492B1 (fr) | 2012-12-28 | 2015-09-11 | Oribase Pharma | Nouveaux derives azaindole en tant qu'inhibiteurs multikinases |
| MX362181B (es) | 2013-02-19 | 2019-01-08 | Ono Pharmaceutical Co | Compuesto inhibidor de cinasa del receptor de tropomiosina (trk). |
| WO2014160524A1 (en) | 2013-03-14 | 2014-10-02 | The Trustees Of The University Of Pennsylvania | Cardio- metabolic and cascular effects of glp-1 metabolites |
| AR095308A1 (es) | 2013-03-15 | 2015-10-07 | Glaxosmithkline Ip Dev Ltd | Compuesto de 2-piridona, composición farmacéutica que lo comprende y su uso para preparar un medicamento |
| MX2015012286A (es) | 2013-03-15 | 2016-05-31 | Glaxosmithkline Ip Dev Ltd | Derivados de piridina como inhibidores de cinasa reordenada durante transfección. |
| WO2014160521A1 (en) | 2013-03-15 | 2014-10-02 | Blueprint Medicines Corporation | Piperazine derivatives and their use as kit modulators |
| CN105431436B (zh) | 2013-05-14 | 2017-11-28 | 内尔维阿诺医学科学有限公司 | 吡咯并[2,3‑d]嘧啶衍生物,它们的制备方法和它们作为激酶抑制剂的用途 |
| RU2015149937A (ru) | 2013-05-30 | 2017-07-06 | Плексксикон Инк. | Соединения для модулирования киназы и показания к их применению |
| WO2015017528A1 (en) | 2013-07-30 | 2015-02-05 | Blueprint Medicines Corporation | Pik3c2g fusions |
| EP3628749A1 (en) | 2013-07-30 | 2020-04-01 | Blueprint Medicines Corporation | Ntrk2 fusions |
| EP3037547A1 (en) | 2013-08-20 | 2016-06-29 | National Cancer Center | New fusion gene detected in lung cancer |
| WO2015031613A1 (en) | 2013-08-30 | 2015-03-05 | Ambit Biosciences Corporation | Biaryl acetamide compounds and methods of use thereof |
| US9334263B2 (en) | 2013-10-17 | 2016-05-10 | Blueprint Medicines Corporation | Compositions useful for treating disorders related to kit |
| MX365614B (es) | 2013-10-17 | 2019-06-07 | Blueprint Medicines Corp | Composiciones utiles para tratar trastornos relacionados con kit. |
| PT3395814T (pt) | 2013-10-25 | 2022-07-27 | Blueprint Medicines Corp | Inibidores do recetor do fator de crescimento de fibroblastos |
| GB201321146D0 (en) | 2013-11-29 | 2014-01-15 | Cancer Rec Tech Ltd | Quinazoline compounds |
| US9801880B2 (en) | 2013-12-02 | 2017-10-31 | Bergenbio As | Use of kinase inhibitors |
| PL3087070T3 (pl) | 2013-12-26 | 2018-03-30 | Ignyta, Inc. | Pochodne pirazolo[1,5-a]pirydyny i sposoby ich zastosowania |
| WO2015108992A1 (en) | 2014-01-15 | 2015-07-23 | Blueprint Medicines Corporation | Heterobicyclic compounds and their use as fgfr4 receptor inhibitors |
| WO2015112806A2 (en) | 2014-01-24 | 2015-07-30 | Tp Therapeutics, Inc. | Diaryl macrocycles as modulators of protein kinases |
| EA032757B1 (ru) | 2014-02-14 | 2019-07-31 | Экселиксис, Инк. | Кристаллические твердые формы n-{4-[(6,7-диметоксихинолин-4-ил)окси]фенил}-n'-(4-фторфенил)циклопропан-1,1-дикарбоксамида, способы получения и способы применения |
| US10231965B2 (en) | 2014-02-20 | 2019-03-19 | Ignyta, Inc. | Molecules for administration to ROS1 mutant cancer cells |
| US20170044621A1 (en) | 2014-04-18 | 2017-02-16 | Blueprint Medicines Corporation | Met fusions |
| WO2015161274A1 (en) | 2014-04-18 | 2015-10-22 | Blueprint Medicines Corporation | Pik3ca fusions |
| CN106459013B (zh) | 2014-05-15 | 2019-10-25 | 阵列生物制药公司 | 作为trka激酶抑制剂的化合物及其用途 |
| WO2015191667A1 (en) | 2014-06-10 | 2015-12-17 | Blueprint Medicines Corporation | Pkn1 fusions |
| EP3155131B1 (en) | 2014-06-10 | 2020-02-12 | Blueprint Medicines Corporation | Raf1 fusions |
| DK3169671T3 (da) | 2014-07-17 | 2019-09-23 | Sunshine Lake Pharma Co Ltd | 1-(5-(tert.-butyl)isoxazol-3-yl)-3-(4-((phenyl)ethynyl)phenyl)ureaderivater og relaterede forbindelser som flt3-inhibitorer til behandling af kræft |
| US10370724B2 (en) | 2014-07-17 | 2019-08-06 | Blueprint Medicines Corporation | PRKC fusions |
| EP3169804B3 (en) | 2014-07-17 | 2019-09-18 | Blueprint Medicines Corporation | Fgr fusions |
| WO2016011144A1 (en) | 2014-07-17 | 2016-01-21 | Blueprint Medicines Corporation | Tert fusions |
| US9688680B2 (en) | 2014-08-04 | 2017-06-27 | Blueprint Medicines Corporation | Compositions useful for treating disorders related to kit |
| HUE045237T2 (hu) | 2014-08-18 | 2019-12-30 | Ono Pharmaceutical Co | TRK-inhibitáló vegyület savaddíciós sója |
| AU2015313894A1 (en) | 2014-09-08 | 2017-03-23 | Glaxosmithkline Intellectual Property Development Limited | Crystalline forms of 2-(4-(4-ethoxy-6-oxo-1,6-dihydropyridin-3-yl)-2-fluorophenyl)-n-(5-(1,1,1-trifluoro-2-methylpropan-2-yl)isoxazol-3-yl)acetamide |
| EP3517526B1 (en) | 2014-09-10 | 2020-08-19 | GlaxoSmithKline Intellectual Property Development Limited | Pyridinones as rearranged during transfection (ret) inhibitors |
| BR112017004897A2 (pt) | 2014-09-10 | 2017-12-12 | Glaxosmithkline Ip Dev Ltd | compostos inovadores como inibidores rearranjados durante a transfecção (ret) |
| TWI538914B (zh) | 2014-10-03 | 2016-06-21 | 國立交通大學 | 蛋白質激酶之選擇性抑制劑、其醫藥組成物及其用途 |
| EP3218378B1 (en) * | 2014-11-14 | 2020-01-08 | Nerviano Medical Sciences S.r.l. | 6-amino-7-bicyclo-7-deaza-purine derivatives as protein kinase inhibitors |
| TWI746426B (zh) | 2014-11-16 | 2021-11-21 | 美商亞雷生物製藥股份有限公司 | (S)-N-(5-((R)-2-(2,5-二氟苯基)-吡咯啶-1-基)-吡唑并[1,5-a]嘧啶-3-基)-3-羥基吡咯啶-1-甲醯胺硫酸氫鹽結晶型 |
| US20170356052A1 (en) | 2014-11-18 | 2017-12-14 | Blueprint Medicines Corporation | Prkacb fusions |
| KR20170090476A (ko) | 2014-12-05 | 2017-08-07 | 어레이 바이오파마 인크. | 야누스 키나제 저해제로서의 4,6-치환된-피라졸로[1,5-a]피라진 |
| EP3233840B1 (en) | 2014-12-16 | 2018-11-21 | Eudendron S.r.l. | Heterocyclic derivatives modulating activity of certain protein kinases |
| US10202365B2 (en) | 2015-02-06 | 2019-02-12 | Blueprint Medicines Corporation | 2-(pyridin-3-yl)-pyrimidine derivatives as RET inhibitors |
| KR101675984B1 (ko) | 2015-02-23 | 2016-11-14 | 한양대학교 에리카산학협력단 | 티에노디아제핀 유도체 또는 이의 약학적으로 허용가능한 염, 및 이를 유효성분으로 포함하는 약학적 조성물 |
| WO2016140974A1 (en) | 2015-03-01 | 2016-09-09 | Novena Therapeutics Inc. | Process for measuring tumor response to an initial oncology treatment |
| WO2016141169A1 (en) | 2015-03-03 | 2016-09-09 | Caris Mpi, Inc. | Molecular profiling for cancer |
| CA3227242A1 (en) | 2015-03-16 | 2016-09-22 | Personal Genome Diagnostics Inc. | Systems and methods for analyzing nucleic acid |
| CN108137593B (zh) | 2015-04-21 | 2021-01-05 | 上海交通大学医学院附属瑞金医院 | 蛋白激酶抑制剂的制备和用途 |
| GB201512365D0 (en) | 2015-07-15 | 2015-08-19 | King S College London | Novel therapy |
| CA2992586A1 (en) | 2015-07-16 | 2017-01-19 | Array Biopharma, Inc. | Substituted pyrazolo[1,5-a]pyridine compounds as ret kinase inhibitors |
| EP3120851A1 (en) | 2015-07-21 | 2017-01-25 | Pangaea Biotech S.L. | 4-amino-6-(2,6-dichlorophenyl)-8-methyl-2-(phenylamino)-pyrido[2,3-d]pyrimidin-7(8h)-one for treatment of solid cancers |
| KR101766194B1 (ko) | 2015-08-07 | 2017-08-10 | 한국과학기술연구원 | RET 키나아제 저해제인 신규 3-(이속사졸-3-일)-피라졸로[3,4-d]피리미딘-4-아민 화합물 |
| WO2017027883A1 (en) | 2015-08-13 | 2017-02-16 | San Diego State University Research Foundation | Atropisomerism for increased kinase inhibitor selectivity |
| MA41559A (fr) | 2015-09-08 | 2017-12-26 | Taiho Pharmaceutical Co Ltd | Composé de pyrimidine condensé ou un sel de celui-ci |
| WO2017049462A1 (zh) | 2015-09-22 | 2017-03-30 | 合肥中科普瑞昇生物医药科技有限公司 | 一类新型的flt3激酶抑制剂及其用途 |
| CN105255927B (zh) | 2015-09-30 | 2018-07-27 | 温州医科大学附属第一医院 | 一种kiaa1217-ret融合基因 |
| RS65069B1 (sr) | 2015-11-02 | 2024-02-29 | Blueprint Medicines Corp | Inhibitori ret-a |
| EP3387145A1 (en) | 2015-12-08 | 2018-10-17 | Boehringer Ingelheim International GmbH | Method using a ret fusion gene as a biomarker to select non-small cell lung cancer (nsclc) and thyroid cancer patients for a cancer treatment |
| JP6871869B2 (ja) | 2016-01-15 | 2021-05-19 | 公益財団法人がん研究会 | 新規融合体及びその検出法 |
| TWI620748B (zh) | 2016-02-05 | 2018-04-11 | National Health Research Institutes | 氨基噻唑化合物及其用途 |
| WO2017145050A1 (en) | 2016-02-23 | 2017-08-31 | Glaxosmithkline Intellectual Property Development Limited | Pyridylpyridone derivative useful as a ret kinase inhibitor in the treatment of ibs and cancer |
| DK3269370T3 (da) | 2016-02-23 | 2020-04-06 | Taiho Pharmaceutical Co Ltd | Hidtil ukendt kondenseret pyrimidinforbindelse eller salt deraf |
| AR107912A1 (es) | 2016-03-17 | 2018-06-28 | Blueprint Medicines Corp | Inhibidores de ret |
| UA125025C2 (uk) | 2016-04-04 | 2021-12-29 | Локсо Онколоджі, Інк. | Способи лікування дитячих ракових захворювань |
| KR102706837B1 (ko) | 2016-04-15 | 2024-09-19 | 캔써 리서치 테크놀로지 리미티드 | Ret 키나아제 억제제로서의 헤테로사이클릭 화합물 |
| HRP20221051T8 (hr) | 2016-04-15 | 2023-07-21 | Cancer Research Technology Limited | Heterociklički spojevi kao inhibitori ret kinaze |
| CN121974842A (zh) | 2016-05-10 | 2026-05-05 | C4医药公司 | 用于靶蛋白降解的胺连接的c3-戊二酰亚胺降解决定子体 |
| JP2019519540A (ja) | 2016-06-01 | 2019-07-11 | エフ.ホフマン−ラ ロシュ アーゲーF. Hoffmann−La Roche Aktiengesellschaft | 肺癌患者におけるalk阻害薬療法に対する応答を予測する未分化リンパ腫キナーゼにおける新規な変異 |
| WO2018017983A1 (en) | 2016-07-22 | 2018-01-25 | Blueprint Medicines Corporation | Compounds useful for treating disorders related to ret |
| TWI704148B (zh) | 2016-10-10 | 2020-09-11 | 美商亞雷生物製藥股份有限公司 | 作為ret激酶抑制劑之經取代吡唑并[1,5-a]吡啶化合物 |
| TWI752098B (zh) | 2016-10-10 | 2022-01-11 | 美商亞雷生物製藥股份有限公司 | 作為ret激酶抑制劑之經取代吡唑并[1,5-a]吡啶化合物 |
| JP6888101B2 (ja) | 2017-01-18 | 2021-06-16 | アレイ バイオファーマ インコーポレイテッド | RETキナーゼ阻害剤としての置換ピラゾロ[1,5−a]ピラジン化合物 |
| UA126970C2 (uk) | 2017-01-20 | 2023-03-01 | Екселіксіс, Інк. | Комбінації кабозантинібу і атезолізумабу для лікування раку |
| CN108456163A (zh) | 2017-02-20 | 2018-08-28 | 中国科学院上海药物研究所 | 含邻氨基杂芳环炔基的化合物及其制备方法和用途 |
| TWI791053B (zh) | 2017-10-10 | 2023-02-01 | 美商亞雷生物製藥股份有限公司 | 6-(2-羥基-2-甲基丙氧基)-4-(6-(6-((6-甲氧基吡啶-3-基)甲基)-3,6-二氮雜雙環[3.1.1]庚-3-基)吡啶-3-基)吡唑并[1,5-a]吡啶-3-甲腈之結晶形式及其醫藥組合物 |
| EP3740491A1 (en) * | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrrolo[2,3-d]pyrimidines compounds as ret kinase inhibitors |
| EP3740486A1 (en) | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrazolyl[4,3-c]pyridinecompounds as ret kinase inhibitors |
| CN111630054B (zh) | 2018-01-18 | 2023-05-09 | 奥瑞生物药品公司 | 作为RET激酶抑制剂的取代的吡唑并[3,4-d]嘧啶化合物 |
-
2019
- 2019-09-06 ES ES19773595T patent/ES2922314T3/es active Active
- 2019-09-06 EP EP19773595.4A patent/EP3849986B1/en active Active
- 2019-09-06 CA CA3111984A patent/CA3111984A1/en active Pending
- 2019-09-06 US US17/274,990 patent/US11964988B2/en active Active
- 2019-09-06 JP JP2021513315A patent/JP2022500383A/ja not_active Ceased
- 2019-09-06 CN CN201980074028.0A patent/CN112996794A/zh active Pending
- 2019-09-06 WO PCT/US2019/049859 patent/WO2020055672A1/en not_active Ceased
Also Published As
| Publication number | Publication date |
|---|---|
| EP3849986A1 (en) | 2021-07-21 |
| EP3849986B1 (en) | 2022-06-08 |
| JP2022500383A (ja) | 2022-01-04 |
| CN112996794A (zh) | 2021-06-18 |
| US20220112214A1 (en) | 2022-04-14 |
| US11964988B2 (en) | 2024-04-23 |
| WO2020055672A1 (en) | 2020-03-19 |
| CA3111984A1 (en) | 2020-03-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US11851434B2 (en) | Substituted pyrazolo[1,5-A]pyrazine compounds as ret kinase inhibitors | |
| CA3087354C (en) | Substituted pyrrolo[2,3-d]pyrimidines compounds as ret kinase inhibitors | |
| CA3079012C (en) | Crystalline forms | |
| CA3087972C (en) | Substituted pyrazolyl[4,3-c]pyridinecompounds as ret kinase inhibitors | |
| CA3087578C (en) | Substituted pyrazolo[3,4-d]pyrimidine compounds as ret kinase inhibitors | |
| EP3849986B1 (en) | Fused heterocyclic compounds as ret kinase inhibitors | |
| BR122025026013A2 (pt) | Formulações compreendendo 6-(2-hidróxi-2- metilpropóxi)-4-(6-(6-((6- metoxipiridin-3-il)metil)-3,6- diazabiciclo [3.1.1]heptan-3-il) piridin-3-il)pirazolo[1,5- a]piridina-3-carbonitrila e seu uso |