ES2928676T3 - Composición farmacéutica para una liberación sostenida de lanreotida - Google Patents
Composición farmacéutica para una liberación sostenida de lanreotida Download PDFInfo
- Publication number
- ES2928676T3 ES2928676T3 ES14736812T ES14736812T ES2928676T3 ES 2928676 T3 ES2928676 T3 ES 2928676T3 ES 14736812 T ES14736812 T ES 14736812T ES 14736812 T ES14736812 T ES 14736812T ES 2928676 T3 ES2928676 T3 ES 2928676T3
- Authority
- ES
- Spain
- Prior art keywords
- lanreotide
- pharmaceutical composition
- composition according
- water
- composition
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 108010021336 lanreotide Proteins 0.000 title claims abstract description 188
- 229960002437 lanreotide Drugs 0.000 title claims abstract description 166
- PUDHBTGHUJUUFI-SCTWWAJVSA-N (4r,7s,10s,13r,16s,19r)-10-(4-aminobutyl)-n-[(2s,3r)-1-amino-3-hydroxy-1-oxobutan-2-yl]-19-[[(2r)-2-amino-3-naphthalen-2-ylpropanoyl]amino]-16-[(4-hydroxyphenyl)methyl]-13-(1h-indol-3-ylmethyl)-6,9,12,15,18-pentaoxo-7-propan-2-yl-1,2-dithia-5,8,11,14,17-p Chemical compound C([C@H]1C(=O)N[C@H](CC=2C3=CC=CC=C3NC=2)C(=O)N[C@@H](CCCCN)C(=O)N[C@H](C(N[C@@H](CSSC[C@@H](C(=O)N1)NC(=O)[C@H](N)CC=1C=C2C=CC=CC2=CC=1)C(=O)N[C@@H]([C@@H](C)O)C(N)=O)=O)C(C)C)C1=CC=C(O)C=C1 PUDHBTGHUJUUFI-SCTWWAJVSA-N 0.000 title claims abstract description 165
- 239000008194 pharmaceutical composition Substances 0.000 title claims abstract description 126
- 238000013268 sustained release Methods 0.000 title claims abstract description 65
- 239000012730 sustained-release form Substances 0.000 title claims abstract description 65
- 238000011282 treatment Methods 0.000 claims abstract description 28
- 239000000203 mixture Substances 0.000 claims description 294
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Natural products CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 claims description 142
- 239000004480 active ingredient Substances 0.000 claims description 84
- 239000006184 cosolvent Substances 0.000 claims description 82
- 239000003002 pH adjusting agent Substances 0.000 claims description 66
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 63
- CTPDSKVQLSDPLC-UHFFFAOYSA-N 2-(oxolan-2-ylmethoxy)ethanol Chemical compound OCCOCC1CCCO1 CTPDSKVQLSDPLC-UHFFFAOYSA-N 0.000 claims description 55
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 claims description 48
- 239000003963 antioxidant agent Substances 0.000 claims description 30
- 239000000654 additive Substances 0.000 claims description 27
- 150000003839 salts Chemical class 0.000 claims description 27
- 229920001577 copolymer Polymers 0.000 claims description 25
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 claims description 24
- 239000004094 surface-active agent Substances 0.000 claims description 24
- RUGAHXUZHWYHNG-NLGNTGLNSA-N acetic acid;(4r,7s,10s,13r,16s,19r)-10-(4-aminobutyl)-n-[(2s,3r)-1-amino-3-hydroxy-1-oxobutan-2-yl]-19-[[(2r)-2-amino-3-naphthalen-2-ylpropanoyl]amino]-16-[(4-hydroxyphenyl)methyl]-13-(1h-indol-3-ylmethyl)-6,9,12,15,18-pentaoxo-7-propan-2-yl-1,2-dithia-5, Chemical compound CC(O)=O.CC(O)=O.CC(O)=O.CC(O)=O.CC(O)=O.C([C@H]1C(=O)N[C@H](CC=2C3=CC=CC=C3NC=2)C(=O)N[C@@H](CCCCN)C(=O)N[C@H](C(N[C@@H](CSSC[C@@H](C(=O)N1)NC(=O)[C@H](N)CC=1C=C2C=CC=CC2=CC=1)C(=O)N[C@@H]([C@@H](C)O)C(N)=O)=O)C(C)C)C1=CC=C(O)C=C1.C([C@H]1C(=O)N[C@H](CC=2C3=CC=CC=C3NC=2)C(=O)N[C@@H](CCCCN)C(=O)N[C@H](C(N[C@@H](CSSC[C@@H](C(=O)N1)NC(=O)[C@H](N)CC=1C=C2C=CC=CC2=CC=1)C(=O)N[C@@H]([C@@H](C)O)C(N)=O)=O)C(C)C)C1=CC=C(O)C=C1 RUGAHXUZHWYHNG-NLGNTGLNSA-N 0.000 claims description 22
- 239000003381 stabilizer Substances 0.000 claims description 22
- 229960001739 lanreotide acetate Drugs 0.000 claims description 21
- 229920001223 polyethylene glycol Polymers 0.000 claims description 19
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 claims description 15
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 claims description 12
- 206010000599 Acromegaly Diseases 0.000 claims description 11
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 claims description 11
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 claims description 10
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 claims description 10
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 claims description 9
- 239000012458 free base Substances 0.000 claims description 6
- 235000021355 Stearic acid Nutrition 0.000 claims description 5
- 229910000147 aluminium phosphate Inorganic materials 0.000 claims description 5
- 235000014655 lactic acid Nutrition 0.000 claims description 5
- 239000004310 lactic acid Substances 0.000 claims description 5
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 claims description 5
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 claims description 5
- WLJNZVDCPSBLRP-UHFFFAOYSA-N pamoic acid Chemical compound C1=CC=C2C(CC=3C4=CC=CC=C4C=C(C=3O)C(=O)O)=C(O)C(C(O)=O)=CC2=C1 WLJNZVDCPSBLRP-UHFFFAOYSA-N 0.000 claims description 5
- 239000008117 stearic acid Substances 0.000 claims description 5
- 125000000218 acetic acid group Chemical group C(C)(=O)* 0.000 claims description 2
- 201000010099 disease Diseases 0.000 abstract description 5
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 abstract description 5
- 230000001225 therapeutic effect Effects 0.000 abstract description 4
- 238000009472 formulation Methods 0.000 description 63
- 238000000034 method Methods 0.000 description 62
- 235000011054 acetic acid Nutrition 0.000 description 43
- 239000013543 active substance Substances 0.000 description 30
- 239000007924 injection Substances 0.000 description 30
- 238000002347 injection Methods 0.000 description 30
- 235000006708 antioxidants Nutrition 0.000 description 29
- 229920003023 plastic Polymers 0.000 description 26
- 239000004033 plastic Substances 0.000 description 26
- 229910001220 stainless steel Inorganic materials 0.000 description 26
- 239000010935 stainless steel Substances 0.000 description 26
- 241000282472 Canis lupus familiaris Species 0.000 description 24
- 201000011519 neuroendocrine tumor Diseases 0.000 description 23
- 238000004898 kneading Methods 0.000 description 19
- 238000000265 homogenisation Methods 0.000 description 18
- 238000002360 preparation method Methods 0.000 description 18
- 210000002966 serum Anatomy 0.000 description 18
- 239000008215 water for injection Substances 0.000 description 18
- 230000000996 additive effect Effects 0.000 description 17
- 230000036571 hydration Effects 0.000 description 17
- 238000006703 hydration reaction Methods 0.000 description 17
- 108090000765 processed proteins & peptides Proteins 0.000 description 17
- 102000018997 Growth Hormone Human genes 0.000 description 12
- 108010051696 Growth Hormone Proteins 0.000 description 12
- 239000000122 growth hormone Substances 0.000 description 12
- 239000011521 glass Substances 0.000 description 11
- 239000012535 impurity Substances 0.000 description 11
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 10
- 230000003078 antioxidant effect Effects 0.000 description 10
- 210000004369 blood Anatomy 0.000 description 10
- 239000008280 blood Substances 0.000 description 10
- 238000007920 subcutaneous administration Methods 0.000 description 10
- 208000024891 symptom Diseases 0.000 description 10
- 206010052399 Neuroendocrine tumour Diseases 0.000 description 9
- RWSXRVCMGQZWBV-WDSKDSINSA-N glutathione Chemical compound OC(=O)[C@@H](N)CCC(=O)N[C@@H](CS)C(=O)NCC(O)=O RWSXRVCMGQZWBV-WDSKDSINSA-N 0.000 description 9
- 208000016065 neuroendocrine neoplasm Diseases 0.000 description 9
- 230000001817 pituitary effect Effects 0.000 description 9
- 239000000579 Gonadotropin-Releasing Hormone Substances 0.000 description 8
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 8
- 229910052782 aluminium Inorganic materials 0.000 description 8
- 238000004458 analytical method Methods 0.000 description 8
- 239000002904 solvent Substances 0.000 description 8
- 239000000275 Adrenocorticotropic Hormone Substances 0.000 description 7
- 102400000739 Corticotropin Human genes 0.000 description 7
- 101800000414 Corticotropin Proteins 0.000 description 7
- 241001465754 Metazoa Species 0.000 description 7
- 239000008186 active pharmaceutical agent Substances 0.000 description 7
- 235000015165 citric acid Nutrition 0.000 description 7
- IDLFZVILOHSSID-OVLDLUHVSA-N corticotropin Chemical compound C([C@@H](C(=O)N[C@@H](CO)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](C(C)C)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CC(N)=O)C(=O)NCC(=O)N[C@@H](C)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H](C)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1C=CC=CC=1)C(O)=O)NC(=O)[C@@H](N)CO)C1=CC=C(O)C=C1 IDLFZVILOHSSID-OVLDLUHVSA-N 0.000 description 7
- 229960000258 corticotropin Drugs 0.000 description 7
- 102000004196 processed proteins & peptides Human genes 0.000 description 7
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 6
- 108700012941 GNRH1 Proteins 0.000 description 6
- 108010088406 Glucagon-Like Peptides Proteins 0.000 description 6
- FFEARJCKVFRZRR-BYPYZUCNSA-N L-methionine Chemical compound CSCC[C@H](N)C(O)=O FFEARJCKVFRZRR-BYPYZUCNSA-N 0.000 description 6
- 206010028980 Neoplasm Diseases 0.000 description 6
- 150000001875 compounds Chemical class 0.000 description 6
- -1 for example Substances 0.000 description 6
- 229930182817 methionine Natural products 0.000 description 6
- 238000003127 radioimmunoassay Methods 0.000 description 6
- 230000003248 secreting effect Effects 0.000 description 6
- NHXLMOGPVYXJNR-ATOGVRKGSA-N somatostatin Chemical class C([C@H]1C(=O)N[C@H](C(N[C@@H](CO)C(=O)N[C@@H](CSSC[C@@H](C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC=2C=CC=CC=2)C(=O)N[C@@H](CC=2C=CC=CC=2)C(=O)N[C@@H](CC=2C3=CC=CC=C3NC=2)C(=O)N[C@@H](CCCCN)C(=O)N[C@H](C(=O)N1)[C@@H](C)O)NC(=O)CNC(=O)[C@H](C)N)C(O)=O)=O)[C@H](O)C)C1=CC=CC=C1 NHXLMOGPVYXJNR-ATOGVRKGSA-N 0.000 description 6
- 108010037003 Buserelin Proteins 0.000 description 5
- 239000004322 Butylated hydroxytoluene Substances 0.000 description 5
- NLZUEZXRPGMBCV-UHFFFAOYSA-N Butylhydroxytoluene Chemical compound CC1=CC(C(C)(C)C)=C(O)C(C(C)(C)C)=C1 NLZUEZXRPGMBCV-UHFFFAOYSA-N 0.000 description 5
- 108010069236 Goserelin Proteins 0.000 description 5
- BLCLNMBMMGCOAS-URPVMXJPSA-N Goserelin Chemical compound C([C@@H](C(=O)N[C@H](COC(C)(C)C)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCN=C(N)N)C(=O)N1[C@@H](CCC1)C(=O)NNC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H]1NC(=O)CC1)C1=CC=C(O)C=C1 BLCLNMBMMGCOAS-URPVMXJPSA-N 0.000 description 5
- HNDVDQJCIGZPNO-YFKPBYRVSA-N L-histidine Chemical compound OC(=O)[C@@H](N)CC1=CN=CN1 HNDVDQJCIGZPNO-YFKPBYRVSA-N 0.000 description 5
- QIVBCDIJIAJPQS-VIFPVBQESA-N L-tryptophane Chemical compound C1=CC=C2C(C[C@H](N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-VIFPVBQESA-N 0.000 description 5
- 108010000817 Leuprolide Proteins 0.000 description 5
- 108010021717 Nafarelin Proteins 0.000 description 5
- 208000016191 TSH-secreting pituitary adenoma Diseases 0.000 description 5
- 108010050144 Triptorelin Pamoate Proteins 0.000 description 5
- QIVBCDIJIAJPQS-UHFFFAOYSA-N Tryptophan Natural products C1=CC=C2C(CC(N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-UHFFFAOYSA-N 0.000 description 5
- 229960002719 buserelin Drugs 0.000 description 5
- CUWODFFVMXJOKD-UVLQAERKSA-N buserelin Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](COC(C)(C)C)NC(=O)[C@@H](NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H]1NC(=O)CC1)CC1=CC=C(O)C=C1 CUWODFFVMXJOKD-UVLQAERKSA-N 0.000 description 5
- 235000010354 butylated hydroxytoluene Nutrition 0.000 description 5
- 229940095259 butylated hydroxytoluene Drugs 0.000 description 5
- 230000015556 catabolic process Effects 0.000 description 5
- 238000006731 degradation reaction Methods 0.000 description 5
- 235000005911 diet Nutrition 0.000 description 5
- 230000037213 diet Effects 0.000 description 5
- 239000003651 drinking water Substances 0.000 description 5
- 235000020188 drinking water Nutrition 0.000 description 5
- 238000002474 experimental method Methods 0.000 description 5
- 239000011888 foil Substances 0.000 description 5
- 229960002913 goserelin Drugs 0.000 description 5
- HNDVDQJCIGZPNO-UHFFFAOYSA-N histidine Natural products OC(=O)C(N)CC1=CN=CN1 HNDVDQJCIGZPNO-UHFFFAOYSA-N 0.000 description 5
- 235000011167 hydrochloric acid Nutrition 0.000 description 5
- GFIJNRVAKGFPGQ-LIJARHBVSA-N leuprolide Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](CC(C)C)NC(=O)[C@@H](NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)CC1=CC=C(O)C=C1 GFIJNRVAKGFPGQ-LIJARHBVSA-N 0.000 description 5
- 229960004338 leuprorelin Drugs 0.000 description 5
- 238000002156 mixing Methods 0.000 description 5
- 229960002333 nafarelin Drugs 0.000 description 5
- RWHUEXWOYVBUCI-ITQXDASVSA-N nafarelin Chemical compound C([C@@H](C(=O)N[C@H](CC=1C=C2C=CC=CC2=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCN=C(N)N)C(=O)N1[C@@H](CCC1)C(=O)NCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H]1NC(=O)CC1)C1=CC=C(O)C=C1 RWHUEXWOYVBUCI-ITQXDASVSA-N 0.000 description 5
- 239000000546 pharmaceutical excipient Substances 0.000 description 5
- 235000011007 phosphoric acid Nutrition 0.000 description 5
- 238000003908 quality control method Methods 0.000 description 5
- 238000011002 quantification Methods 0.000 description 5
- 229960004824 triptorelin Drugs 0.000 description 5
- VXKHXGOKWPXYNA-PGBVPBMZSA-N triptorelin Chemical compound C([C@@H](C(=O)N[C@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N1[C@@H](CCC1)C(=O)NCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)C1=CC=C(O)C=C1 VXKHXGOKWPXYNA-PGBVPBMZSA-N 0.000 description 5
- DEQANNDTNATYII-OULOTJBUSA-N (4r,7s,10s,13r,16s,19r)-10-(4-aminobutyl)-19-[[(2r)-2-amino-3-phenylpropanoyl]amino]-16-benzyl-n-[(2r,3r)-1,3-dihydroxybutan-2-yl]-7-[(1r)-1-hydroxyethyl]-13-(1h-indol-3-ylmethyl)-6,9,12,15,18-pentaoxo-1,2-dithia-5,8,11,14,17-pentazacycloicosane-4-carboxa Chemical compound C([C@@H](N)C(=O)N[C@H]1CSSC[C@H](NC(=O)[C@H]([C@@H](C)O)NC(=O)[C@H](CCCCN)NC(=O)[C@@H](CC=2C3=CC=CC=C3NC=2)NC(=O)[C@H](CC=2C=CC=CC=2)NC1=O)C(=O)N[C@H](CO)[C@H](O)C)C1=CC=CC=C1 DEQANNDTNATYII-OULOTJBUSA-N 0.000 description 4
- 102100033367 Appetite-regulating hormone Human genes 0.000 description 4
- ZGTMUACCHSMWAC-UHFFFAOYSA-L EDTA disodium salt (anhydrous) Chemical compound [Na+].[Na+].OC(=O)CN(CC([O-])=O)CCN(CC(O)=O)CC([O-])=O ZGTMUACCHSMWAC-UHFFFAOYSA-L 0.000 description 4
- 108010024636 Glutathione Proteins 0.000 description 4
- 239000000095 Growth Hormone-Releasing Hormone Substances 0.000 description 4
- 102000009151 Luteinizing Hormone Human genes 0.000 description 4
- 108010073521 Luteinizing Hormone Proteins 0.000 description 4
- 108010016076 Octreotide Proteins 0.000 description 4
- 102000003982 Parathyroid hormone Human genes 0.000 description 4
- 108090000445 Parathyroid hormone Proteins 0.000 description 4
- 229920000954 Polyglycolide Polymers 0.000 description 4
- 102100022831 Somatoliberin Human genes 0.000 description 4
- 101710142969 Somatoliberin Proteins 0.000 description 4
- 108010003205 Vasoactive Intestinal Peptide Proteins 0.000 description 4
- 102400000015 Vasoactive intestinal peptide Human genes 0.000 description 4
- 150000001413 amino acids Chemical group 0.000 description 4
- 239000003814 drug Substances 0.000 description 4
- 108010077689 gamma-aminobutyryl-2-methyltryptophyl-2-methyltryptophyl-2-methyltryptophyl-lysinamide Proteins 0.000 description 4
- 229960003180 glutathione Drugs 0.000 description 4
- XLXSAKCOAKORKW-AQJXLSMYSA-N gonadorelin Chemical compound C([C@@H](C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N1[C@@H](CCC1)C(=O)NCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)C1=CC=C(O)C=C1 XLXSAKCOAKORKW-AQJXLSMYSA-N 0.000 description 4
- NOESYZHRGYRDHS-UHFFFAOYSA-N insulin Chemical compound N1C(=O)C(NC(=O)C(CCC(N)=O)NC(=O)C(CCC(O)=O)NC(=O)C(C(C)C)NC(=O)C(NC(=O)CN)C(C)CC)CSSCC(C(NC(CO)C(=O)NC(CC(C)C)C(=O)NC(CC=2C=CC(O)=CC=2)C(=O)NC(CCC(N)=O)C(=O)NC(CC(C)C)C(=O)NC(CCC(O)=O)C(=O)NC(CC(N)=O)C(=O)NC(CC=2C=CC(O)=CC=2)C(=O)NC(CSSCC(NC(=O)C(C(C)C)NC(=O)C(CC(C)C)NC(=O)C(CC=2C=CC(O)=CC=2)NC(=O)C(CC(C)C)NC(=O)C(C)NC(=O)C(CCC(O)=O)NC(=O)C(C(C)C)NC(=O)C(CC(C)C)NC(=O)C(CC=2NC=NC=2)NC(=O)C(CO)NC(=O)CNC2=O)C(=O)NCC(=O)NC(CCC(O)=O)C(=O)NC(CCCNC(N)=N)C(=O)NCC(=O)NC(CC=3C=CC=CC=3)C(=O)NC(CC=3C=CC=CC=3)C(=O)NC(CC=3C=CC(O)=CC=3)C(=O)NC(C(C)O)C(=O)N3C(CCC3)C(=O)NC(CCCCN)C(=O)NC(C)C(O)=O)C(=O)NC(CC(N)=O)C(O)=O)=O)NC(=O)C(C(C)CC)NC(=O)C(CO)NC(=O)C(C(C)O)NC(=O)C1CSSCC2NC(=O)C(CC(C)C)NC(=O)C(NC(=O)C(CCC(N)=O)NC(=O)C(CC(N)=O)NC(=O)C(NC(=O)C(N)CC=1C=CC=CC=1)C(C)C)CC1=CN=CN1 NOESYZHRGYRDHS-UHFFFAOYSA-N 0.000 description 4
- VBUWHHLIZKOSMS-RIWXPGAOSA-N invicorp Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(O)=O)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CCCCN)NC(=O)[C@@H](NC(=O)[C@H](C)NC(=O)[C@H](CCSC)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@@H](NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(O)=O)NC(=O)[C@@H](NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@@H](NC(=O)[C@H](C)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC=1NC=NC=1)C(C)C)[C@@H](C)O)[C@@H](C)O)C(C)C)C1=CC=C(O)C=C1 VBUWHHLIZKOSMS-RIWXPGAOSA-N 0.000 description 4
- 229940040129 luteinizing hormone Drugs 0.000 description 4
- 229960002700 octreotide Drugs 0.000 description 4
- 239000000199 parathyroid hormone Substances 0.000 description 4
- 229960001319 parathyroid hormone Drugs 0.000 description 4
- VMZMNAABQBOLAK-DBILLSOUSA-N pasireotide Chemical compound C([C@H]1C(=O)N2C[C@@H](C[C@H]2C(=O)N[C@H](C(=O)N[C@H](CC=2C3=CC=CC=C3NC=2)C(=O)N[C@H](C(N[C@@H](CC=2C=CC(OCC=3C=CC=CC=3)=CC=2)C(=O)N1)=O)CCCCN)C=1C=CC=CC=1)OC(=O)NCCN)C1=CC=CC=C1 VMZMNAABQBOLAK-DBILLSOUSA-N 0.000 description 4
- 229960005415 pasireotide Drugs 0.000 description 4
- 108700017947 pasireotide Proteins 0.000 description 4
- 229920000747 poly(lactic acid) Polymers 0.000 description 4
- 229940071643 prefilled syringe Drugs 0.000 description 4
- 230000005855 radiation Effects 0.000 description 4
- AZUYLZMQTIKGSC-UHFFFAOYSA-N 1-[6-[4-(5-chloro-6-methyl-1H-indazol-4-yl)-5-methyl-3-(1-methylindazol-5-yl)pyrazol-1-yl]-2-azaspiro[3.3]heptan-2-yl]prop-2-en-1-one Chemical compound ClC=1C(=C2C=NNC2=CC=1C)C=1C(=NN(C=1C)C1CC2(CN(C2)C(C=C)=O)C1)C=1C=C2C=NN(C2=CC=1)C AZUYLZMQTIKGSC-UHFFFAOYSA-N 0.000 description 3
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 3
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 3
- 239000004255 Butylated hydroxyanisole Substances 0.000 description 3
- 229920002582 Polyethylene Glycol 600 Polymers 0.000 description 3
- 108010056088 Somatostatin Proteins 0.000 description 3
- 102000005157 Somatostatin Human genes 0.000 description 3
- 208000009311 VIPoma Diseases 0.000 description 3
- 235000001014 amino acid Nutrition 0.000 description 3
- 239000000010 aprotic solvent Substances 0.000 description 3
- 235000010323 ascorbic acid Nutrition 0.000 description 3
- 239000011668 ascorbic acid Substances 0.000 description 3
- 229960005070 ascorbic acid Drugs 0.000 description 3
- 235000019282 butylated hydroxyanisole Nutrition 0.000 description 3
- 229940043253 butylated hydroxyanisole Drugs 0.000 description 3
- CZBZUDVBLSSABA-UHFFFAOYSA-N butylated hydroxyanisole Chemical compound COC1=CC=C(O)C(C(C)(C)C)=C1.COC1=CC=C(O)C=C1C(C)(C)C CZBZUDVBLSSABA-UHFFFAOYSA-N 0.000 description 3
- 208000002458 carcinoid tumor Diseases 0.000 description 3
- 238000013265 extended release Methods 0.000 description 3
- 238000004108 freeze drying Methods 0.000 description 3
- 210000004731 jugular vein Anatomy 0.000 description 3
- 229920001308 poly(aminoacid) Polymers 0.000 description 3
- 230000028327 secretion Effects 0.000 description 3
- HRZFUMHJMZEROT-UHFFFAOYSA-L sodium disulfite Chemical compound [Na+].[Na+].[O-]S(=O)S([O-])(=O)=O HRZFUMHJMZEROT-UHFFFAOYSA-L 0.000 description 3
- 229940001584 sodium metabisulfite Drugs 0.000 description 3
- 235000010262 sodium metabisulphite Nutrition 0.000 description 3
- 239000007787 solid Substances 0.000 description 3
- 239000000243 solution Substances 0.000 description 3
- 229960000553 somatostatin Drugs 0.000 description 3
- 229940075620 somatostatin analogue Drugs 0.000 description 3
- ZFPGARUNNKGOBB-UHFFFAOYSA-N 1-Ethyl-2-pyrrolidinone Chemical compound CCN1CCCC1=O ZFPGARUNNKGOBB-UHFFFAOYSA-N 0.000 description 2
- 208000004998 Abdominal Pain Diseases 0.000 description 2
- COVZYZSDYWQREU-UHFFFAOYSA-N Busulfan Chemical compound CS(=O)(=O)OCCCCOS(C)(=O)=O COVZYZSDYWQREU-UHFFFAOYSA-N 0.000 description 2
- YNXLOPYTAAFMTN-SBUIBGKBSA-N C([C@H](N)C(=O)N1CCC[C@H]1C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CCCCN)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C)C(=O)N1[C@@H](CCC1)C(=O)NCC(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](C)C(=O)N[C@@H](CO)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(N)=O)C1=CC=C(O)C=C1 Chemical compound C([C@H](N)C(=O)N1CCC[C@H]1C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CCCCN)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C)C(=O)N1[C@@H](CCC1)C(=O)NCC(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](C)C(=O)N[C@@H](CO)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(N)=O)C1=CC=C(O)C=C1 YNXLOPYTAAFMTN-SBUIBGKBSA-N 0.000 description 2
- 108090000932 Calcitonin Gene-Related Peptide Proteins 0.000 description 2
- 102000004414 Calcitonin Gene-Related Peptide Human genes 0.000 description 2
- 206010012735 Diarrhoea Diseases 0.000 description 2
- LCGLNKUTAGEVQW-UHFFFAOYSA-N Dimethyl ether Chemical compound COC LCGLNKUTAGEVQW-UHFFFAOYSA-N 0.000 description 2
- 102400000921 Gastrin Human genes 0.000 description 2
- 102000004862 Gastrin releasing peptide Human genes 0.000 description 2
- 108090001053 Gastrin releasing peptide Proteins 0.000 description 2
- 108010052343 Gastrins Proteins 0.000 description 2
- 108090001061 Insulin Proteins 0.000 description 2
- 102000004877 Insulin Human genes 0.000 description 2
- XNSAINXGIQZQOO-UHFFFAOYSA-N L-pyroglutamyl-L-histidyl-L-proline amide Natural products NC(=O)C1CCCN1C(=O)C(NC(=O)C1NC(=O)CC1)CC1=CN=CN1 XNSAINXGIQZQOO-UHFFFAOYSA-N 0.000 description 2
- 239000000637 Melanocyte-Stimulating Hormone Substances 0.000 description 2
- 108010007013 Melanocyte-Stimulating Hormones Proteins 0.000 description 2
- 108700020797 Parathyroid Hormone-Related Proteins 0.000 description 2
- 102000043299 Parathyroid hormone-related Human genes 0.000 description 2
- 108010088847 Peptide YY Proteins 0.000 description 2
- 102100029909 Peptide YY Human genes 0.000 description 2
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 2
- 101000857870 Squalus acanthias Gonadoliberin Proteins 0.000 description 2
- 239000000627 Thyrotropin-Releasing Hormone Substances 0.000 description 2
- 102400000336 Thyrotropin-releasing hormone Human genes 0.000 description 2
- 101800004623 Thyrotropin-releasing hormone Proteins 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 2
- 239000002253 acid Substances 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- 239000000556 agonist Substances 0.000 description 2
- 239000005557 antagonist Substances 0.000 description 2
- 238000003556 assay Methods 0.000 description 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid group Chemical group C(C1=CC=CC=C1)(=O)O WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 2
- AOXOCDRNSPFDPE-UKEONUMOSA-N chembl413654 Chemical compound C([C@H](C(=O)NCC(=O)N[C@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@H](CCSC)C(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC=1C=CC=CC=1)C(N)=O)NC(=O)[C@@H](C)NC(=O)[C@@H](CCC(O)=O)NC(=O)[C@@H](CCC(O)=O)NC(=O)[C@@H](CCC(O)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H]1N(CCC1)C(=O)CNC(=O)[C@@H](N)CCC(O)=O)C1=CC=C(O)C=C1 AOXOCDRNSPFDPE-UKEONUMOSA-N 0.000 description 2
- 235000014113 dietary fatty acids Nutrition 0.000 description 2
- 229940124274 edetate disodium Drugs 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- 229930195729 fatty acid Natural products 0.000 description 2
- 239000000194 fatty acid Substances 0.000 description 2
- 239000012634 fragment Substances 0.000 description 2
- PUBCCFNQJQKCNC-XKNFJVFFSA-N gastrin-releasingpeptide Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(N)=O)NC(=O)CNC(=O)[C@@H](NC(=O)[C@H](C)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H](CC(N)=O)NC(=O)CNC(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CCSC)NC(=O)[C@H](CCCCN)NC(=O)[C@@H](NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](NC(=O)[C@@H](NC(=O)CNC(=O)CNC(=O)CNC(=O)[C@H](C)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CC(C)C)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](N)C(C)C)[C@@H](C)O)C(C)C)[C@@H](C)O)C(C)C)C1=CNC=N1 PUBCCFNQJQKCNC-XKNFJVFFSA-N 0.000 description 2
- 229940035638 gonadotropin-releasing hormone Drugs 0.000 description 2
- 229940093915 gynecological organic acid Drugs 0.000 description 2
- 239000008240 homogeneous mixture Substances 0.000 description 2
- 229940125396 insulin Drugs 0.000 description 2
- 239000011159 matrix material Substances 0.000 description 2
- 150000007522 mineralic acids Chemical class 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 235000005985 organic acids Nutrition 0.000 description 2
- 238000010525 oxidative degradation reaction Methods 0.000 description 2
- 238000007911 parenteral administration Methods 0.000 description 2
- WLJVXDMOQOGPHL-UHFFFAOYSA-N phenylacetic acid Chemical compound OC(=O)CC1=CC=CC=C1 WLJVXDMOQOGPHL-UHFFFAOYSA-N 0.000 description 2
- 229920000771 poly (alkylcyanoacrylate) Polymers 0.000 description 2
- 229920000136 polysorbate Polymers 0.000 description 2
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 2
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 2
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 2
- XNSAINXGIQZQOO-SRVKXCTJSA-N protirelin Chemical compound NC(=O)[C@@H]1CCCN1C(=O)[C@@H](NC(=O)[C@H]1NC(=O)CC1)CC1=CN=CN1 XNSAINXGIQZQOO-SRVKXCTJSA-N 0.000 description 2
- 230000001954 sterilising effect Effects 0.000 description 2
- 238000004659 sterilization and disinfection Methods 0.000 description 2
- 238000010254 subcutaneous injection Methods 0.000 description 2
- 239000007929 subcutaneous injection Substances 0.000 description 2
- 229940034199 thyrotropin-releasing hormone Drugs 0.000 description 2
- 210000003462 vein Anatomy 0.000 description 2
- 229920003169 water-soluble polymer Polymers 0.000 description 2
- HDTRYLNUVZCQOY-UHFFFAOYSA-N α-D-glucopyranosyl-α-D-glucopyranoside Natural products OC1C(O)C(O)C(CO)OC1OC1C(O)C(O)C(O)C(CO)O1 HDTRYLNUVZCQOY-UHFFFAOYSA-N 0.000 description 1
- NOENHWMKHNSHGX-IZOOSHNJSA-N (2s)-1-[(2s)-2-[[(2s)-2-[[(2r)-2-[[(2r)-2-[[(2s)-2-[[(2r)-2-[[(2s)-2-[[(2r)-2-acetamido-3-naphthalen-2-ylpropanoyl]amino]-3-(4-chlorophenyl)propanoyl]amino]-3-pyridin-3-ylpropanoyl]amino]-3-hydroxypropanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-6-(ca Chemical compound C([C@H](C(=O)N[C@H](CCCCNC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCNC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 NOENHWMKHNSHGX-IZOOSHNJSA-N 0.000 description 1
- KATZUZNTRINHDT-HALMFYTRSA-N (2s)-1-[(2s)-2-[[(2s)-2-[[(2r)-2-[[(2s)-2-[[(2s)-2-[[(2r)-2-[[(2r)-2-[[(2r)-2-acetamido-3-naphthalen-2-ylpropanoyl]amino]-3-(4-chlorophenyl)propanoyl]amino]-3-pyridin-3-ylpropanoyl]amino]-3-hydroxypropanoyl]-methylamino]-3-(4-hydroxyphenyl)propanoyl]amino Chemical compound C([C@@H](C(=O)N[C@H](CCCCNC(N)=O)C(=O)N[C@@H](CCCC)C(=O)N[C@@H](CCCN=C(N)N)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)N(C)C(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 KATZUZNTRINHDT-HALMFYTRSA-N 0.000 description 1
- IYKLZBIWFXPUCS-VIFPVBQESA-N (2s)-2-(naphthalen-1-ylamino)propanoic acid Chemical compound C1=CC=C2C(N[C@@H](C)C(O)=O)=CC=CC2=C1 IYKLZBIWFXPUCS-VIFPVBQESA-N 0.000 description 1
- RWBLWXCGQLZKLK-USVTTYPOSA-N (2s)-2-[(2-aminoacetyl)amino]-n-[(2s)-1-[[(2s)-1-[[(2s)-1-[[(2s)-1-[[2-[[(2s)-1-[[(2s)-1-[[(2s)-1-amino-4-methylsulfanyl-1-oxobutan-2-yl]amino]-4-methyl-1-oxopentan-2-yl]amino]-3-(1h-imidazol-5-yl)-1-oxopropan-2-yl]amino]-2-oxoethyl]amino]-3-methyl-1-oxob Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(N)=O)NC(=O)CNC(=O)[C@@H](NC(=O)[C@H](C)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H](CC(N)=O)NC(=O)CN)C(C)C)C1=CN=CN1 RWBLWXCGQLZKLK-USVTTYPOSA-N 0.000 description 1
- WDYSQADGBBEGRQ-APSDYLPASA-N (2s)-2-[[(2r)-2-[[(2s)-2-[[(2s)-2-[[(2r)-2-[[(2r)-2-[[(2r)-2-acetamido-3-naphthalen-2-ylpropanoyl]amino]-3-(4-chlorophenyl)propanoyl]amino]-3-(1h-indol-3-yl)propanoyl]amino]-3-hydroxypropanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-3-[(2r,3r,4r,5r,6s) Chemical compound C([C@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCN=C(N)N)C(=O)N1[C@@H](CCC1)C(=O)NNC(N)=O)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)O[C@@H]1O[C@@H](C)[C@H](O)[C@@H](O)[C@H]1O WDYSQADGBBEGRQ-APSDYLPASA-N 0.000 description 1
- YGGIRYYNWQICCP-LDRBRYNMSA-N (2s)-n-[(2s)-1-[[(2s)-1-[[(2s)-1-[[(2s)-1-[[(2r)-1-[[(2s)-1-[[(2s)-5-(diaminomethylideneamino)-1-[(2s)-2-(ethylcarbamoyl)pyrrolidin-1-yl]-1-oxopentan-2-yl]amino]-4-methyl-1-oxopentan-2-yl]-methylamino]-3-(1h-indol-3-yl)-1-oxopropan-2-yl]amino]-3-(4-hydrox Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CC(C)C)N(C)C(=O)[C@H](NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H]1NC(=O)CC1)CC1=CNC2=CC=CC=C12 YGGIRYYNWQICCP-LDRBRYNMSA-N 0.000 description 1
- HJNZCKLMRAOTMA-BRBGIFQRSA-N (2s)-n-[(2s)-1-[[(2s)-1-[[(2s)-1-[[(2s)-1-[[(2r)-1-[[(2s)-1-[[(2s)-5-(diaminomethylideneamino)-1-[(2s)-2-(ethylcarbamoyl)pyrrolidin-1-yl]-1-oxopentan-2-yl]amino]-4-methyl-1-oxopentan-2-yl]amino]-3-(2-methyl-1h-indol-3-yl)-1-oxopropan-2-yl]amino]-3-(4-hydr Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)CC1=C(C)NC2=CC=CC=C12 HJNZCKLMRAOTMA-BRBGIFQRSA-N 0.000 description 1
- RTASYRSYWSLWJV-CSYZDTNESA-N (3s)-4-[[(2s)-1-[[(2s)-6-amino-1-[(2s)-2-[(2-amino-2-oxoethyl)carbamoyl]pyrrolidin-1-yl]-1-oxohexan-2-yl]amino]-3-(1h-indol-3-yl)-1-oxopropan-2-yl]amino]-3-[[(2s)-2-[[(2s)-3-hydroxy-2-[[(2s)-2-[[(2s)-3-(1h-imidazol-5-yl)-2-[[(2s)-5-oxopyrrolidine-2-carbon Chemical compound C([C@@H](C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CCCCN)C(=O)N1[C@@H](CCC1)C(=O)NCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H]1NC(=O)CC1)C1=CN=CN1 RTASYRSYWSLWJV-CSYZDTNESA-N 0.000 description 1
- 108010051479 Bombesin Proteins 0.000 description 1
- 102000013585 Bombesin Human genes 0.000 description 1
- 101800004538 Bradykinin Proteins 0.000 description 1
- 102400000967 Bradykinin Human genes 0.000 description 1
- 102000055006 Calcitonin Human genes 0.000 description 1
- 108060001064 Calcitonin Proteins 0.000 description 1
- 101800001982 Cholecystokinin Proteins 0.000 description 1
- 102100025841 Cholecystokinin Human genes 0.000 description 1
- 208000002881 Colic Diseases 0.000 description 1
- 108010069514 Cyclic Peptides Proteins 0.000 description 1
- 102000001189 Cyclic Peptides Human genes 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- GJKXGJCSJWBJEZ-XRSSZCMZSA-N Deslorelin Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H]1NC(=O)CC1)CC1=CNC2=CC=CC=C12 GJKXGJCSJWBJEZ-XRSSZCMZSA-N 0.000 description 1
- 102000002045 Endothelin Human genes 0.000 description 1
- 108050009340 Endothelin Proteins 0.000 description 1
- 102400001368 Epidermal growth factor Human genes 0.000 description 1
- 101800003838 Epidermal growth factor Proteins 0.000 description 1
- 206010015150 Erythema Diseases 0.000 description 1
- 208000010201 Exanthema Diseases 0.000 description 1
- 230000005526 G1 to G0 transition Effects 0.000 description 1
- 102000051325 Glucagon Human genes 0.000 description 1
- 108060003199 Glucagon Proteins 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 102400000932 Gonadoliberin-1 Human genes 0.000 description 1
- QXZGBUJJYSLZLT-UHFFFAOYSA-N H-Arg-Pro-Pro-Gly-Phe-Ser-Pro-Phe-Arg-OH Natural products NC(N)=NCCCC(N)C(=O)N1CCCC1C(=O)N1C(C(=O)NCC(=O)NC(CC=2C=CC=CC=2)C(=O)NC(CO)C(=O)N2C(CCC2)C(=O)NC(CC=2C=CC=CC=2)C(=O)NC(CCCN=C(N)N)C(O)=O)CCC1 QXZGBUJJYSLZLT-UHFFFAOYSA-N 0.000 description 1
- 101500026183 Homo sapiens Gonadoliberin-1 Proteins 0.000 description 1
- RKUNBYITZUJHSG-UHFFFAOYSA-N Hyosciamin-hydrochlorid Natural products CN1C(C2)CCC1CC2OC(=O)C(CO)C1=CC=CC=C1 RKUNBYITZUJHSG-UHFFFAOYSA-N 0.000 description 1
- 102000014150 Interferons Human genes 0.000 description 1
- 108010050904 Interferons Proteins 0.000 description 1
- 102000036770 Islet Amyloid Polypeptide Human genes 0.000 description 1
- 108010041872 Islet Amyloid Polypeptide Proteins 0.000 description 1
- URLZCHNOLZSCCA-VABKMULXSA-N Leu-enkephalin Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(O)=O)NC(=O)CNC(=O)CNC(=O)[C@@H](N)CC=1C=CC(O)=CC=1)C1=CC=CC=C1 URLZCHNOLZSCCA-VABKMULXSA-N 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 1
- 229920000604 Polyethylene Glycol 200 Polymers 0.000 description 1
- 229920002556 Polyethylene Glycol 300 Polymers 0.000 description 1
- 229920002565 Polyethylene Glycol 400 Polymers 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- HDTRYLNUVZCQOY-WSWWMNSNSA-N Trehalose Natural products O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@@H]1O[C@@H]1[C@H](O)[C@@H](O)[C@@H](O)[C@@H](CO)O1 HDTRYLNUVZCQOY-WSWWMNSNSA-N 0.000 description 1
- 108010023617 abarelix Proteins 0.000 description 1
- 229960002184 abarelix Drugs 0.000 description 1
- AIWRTTMUVOZGPW-HSPKUQOVSA-N abarelix Chemical compound C([C@@H](C(=O)N[C@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCNC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)N(C)C(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 AIWRTTMUVOZGPW-HSPKUQOVSA-N 0.000 description 1
- 238000010521 absorption reaction Methods 0.000 description 1
- PQLVXDKIJBQVDF-UHFFFAOYSA-N acetic acid;hydrate Chemical compound O.CC(O)=O PQLVXDKIJBQVDF-UHFFFAOYSA-N 0.000 description 1
- 108010052004 acetyl-2-naphthylalanyl-3-chlorophenylalanyl-1-oxohexadecyl-seryl-4-aminophenylalanyl(hydroorotyl)-4-aminophenylalanyl(carbamoyl)-leucyl-ILys-prolyl-alaninamide Proteins 0.000 description 1
- UDMBCSSLTHHNCD-KQYNXXCUSA-N adenosine 5'-monophosphate Chemical compound C1=NC=2C(N)=NC=NC=2N1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@H]1O UDMBCSSLTHHNCD-KQYNXXCUSA-N 0.000 description 1
- HDTRYLNUVZCQOY-LIZSDCNHSA-N alpha,alpha-trehalose Chemical compound O[C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@@H]1O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 HDTRYLNUVZCQOY-LIZSDCNHSA-N 0.000 description 1
- 125000000539 amino acid group Chemical group 0.000 description 1
- 238000010171 animal model Methods 0.000 description 1
- 108010070670 antarelix Proteins 0.000 description 1
- 229950010887 avorelin Drugs 0.000 description 1
- 235000019445 benzyl alcohol Nutrition 0.000 description 1
- 229960004217 benzyl alcohol Drugs 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 239000003124 biologic agent Substances 0.000 description 1
- 239000013060 biological fluid Substances 0.000 description 1
- 230000008827 biological function Effects 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- DNDCVAGJPBKION-DOPDSADYSA-N bombesin Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(N)=O)NC(=O)CNC(=O)[C@@H](NC(=O)[C@H](C)NC(=O)[C@H](CC=1NC2=CC=CC=C2C=1)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CC(N)=O)NC(=O)CNC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H]1NC(=O)CC1)C(C)C)C1=CN=CN1 DNDCVAGJPBKION-DOPDSADYSA-N 0.000 description 1
- QXZGBUJJYSLZLT-FDISYFBBSA-N bradykinin Chemical compound NC(=N)NCCC[C@H](N)C(=O)N1CCC[C@H]1C(=O)N1[C@H](C(=O)NCC(=O)N[C@@H](CC=2C=CC=CC=2)C(=O)N[C@@H](CO)C(=O)N2[C@@H](CCC2)C(=O)N[C@@H](CC=2C=CC=CC=2)C(=O)N[C@@H](CCCNC(N)=N)C(O)=O)CCC1 QXZGBUJJYSLZLT-FDISYFBBSA-N 0.000 description 1
- 229960004015 calcitonin Drugs 0.000 description 1
- BBBFJLBPOGFECG-VJVYQDLKSA-N calcitonin Chemical compound N([C@H](C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)NCC(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H]([C@@H](C)O)C(=O)N1[C@@H](CCC1)C(N)=O)C(C)C)C(=O)[C@@H]1CSSC[C@H](N)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H]([C@@H](C)O)C(=O)N1 BBBFJLBPOGFECG-VJVYQDLKSA-N 0.000 description 1
- 108700008462 cetrorelix Proteins 0.000 description 1
- 229960003230 cetrorelix Drugs 0.000 description 1
- SBNPWPIBESPSIF-MHWMIDJBSA-N cetrorelix Chemical compound C([C@@H](C(=O)N[C@H](CCCNC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 SBNPWPIBESPSIF-MHWMIDJBSA-N 0.000 description 1
- XMLNCADGRIEXPK-KUMOIWDRSA-M chembl2146143 Chemical compound [Br-].O([C@H]1C[C@H]2CC[C@@H](C1)[N+]2(C)C)C(=O)C(CO)C1=CC=CC=C1 XMLNCADGRIEXPK-KUMOIWDRSA-M 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 229940107137 cholecystokinin Drugs 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 229960004106 citric acid Drugs 0.000 description 1
- 238000013270 controlled release Methods 0.000 description 1
- 125000000151 cysteine group Chemical group N[C@@H](CS)C(=O)* 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- 229960002272 degarelix Drugs 0.000 description 1
- MEUCPCLKGZSHTA-XYAYPHGZSA-N degarelix Chemical compound C([C@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCNC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CC=1C=CC(NC(=O)[C@H]2NC(=O)NC(=O)C2)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(NC(N)=O)C=C1 MEUCPCLKGZSHTA-XYAYPHGZSA-N 0.000 description 1
- 239000003405 delayed action preparation Substances 0.000 description 1
- 229960005408 deslorelin Drugs 0.000 description 1
- 108700025485 deslorelin Proteins 0.000 description 1
- OFQNFLLLCMQNEP-MIPXGPCFSA-N deterelix Chemical compound C([C@@H](C(=O)N[C@H](CCCCN=C(NCC)NCC)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 OFQNFLLLCMQNEP-MIPXGPCFSA-N 0.000 description 1
- 108700027435 detirelix Proteins 0.000 description 1
- 229950003747 detirelix Drugs 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 239000008121 dextrose Substances 0.000 description 1
- 208000017055 digestive system neuroendocrine neoplasm Diseases 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 238000006073 displacement reaction Methods 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 230000009977 dual effect Effects 0.000 description 1
- 238000010894 electron beam technology Methods 0.000 description 1
- 238000010828 elution Methods 0.000 description 1
- ZUBDGKVDJUIMQQ-UBFCDGJISA-N endothelin-1 Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(O)=O)NC(=O)[C@H]1NC(=O)[C@H](CC=2C=CC=CC=2)NC(=O)[C@@H](CC=2C=CC(O)=CC=2)NC(=O)[C@H](C(C)C)NC(=O)[C@H]2CSSC[C@@H](C(N[C@H](CO)C(=O)N[C@@H](CO)C(=O)N[C@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)N[C@H](CC(O)=O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CCC(O)=O)C(=O)N2)=O)NC(=O)[C@@H](CO)NC(=O)[C@H](N)CSSC1)C1=CNC=N1 ZUBDGKVDJUIMQQ-UBFCDGJISA-N 0.000 description 1
- 229940116977 epidermal growth factor Drugs 0.000 description 1
- 231100000321 erythema Toxicity 0.000 description 1
- 201000005884 exanthem Diseases 0.000 description 1
- 150000004665 fatty acids Chemical class 0.000 description 1
- 238000011049 filling Methods 0.000 description 1
- 239000013020 final formulation Substances 0.000 description 1
- 108700032141 ganirelix Proteins 0.000 description 1
- GJNXBNATEDXMAK-PFLSVRRQSA-N ganirelix Chemical compound C([C@@H](C(=O)N[C@H](CCCCN=C(NCC)NCC)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCN=C(NCC)NCC)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 GJNXBNATEDXMAK-PFLSVRRQSA-N 0.000 description 1
- 229960003794 ganirelix Drugs 0.000 description 1
- 201000007028 gastrointestinal neuroendocrine tumor Diseases 0.000 description 1
- MASNOZXLGMXCHN-ZLPAWPGGSA-N glucagon Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(O)=O)C(C)C)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CO)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@@H](NC(=O)CNC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC=1NC=NC=1)[C@@H](C)O)[C@@H](C)O)C1=CC=CC=C1 MASNOZXLGMXCHN-ZLPAWPGGSA-N 0.000 description 1
- 229960004666 glucagon Drugs 0.000 description 1
- 229960001442 gonadorelin Drugs 0.000 description 1
- 230000009931 harmful effect Effects 0.000 description 1
- 238000004128 high performance liquid chromatography Methods 0.000 description 1
- 229960002885 histidine Drugs 0.000 description 1
- 108700020746 histrelin Proteins 0.000 description 1
- HHXHVIJIIXKSOE-QILQGKCVSA-N histrelin Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)CC(N=C1)=CN1CC1=CC=CC=C1 HHXHVIJIIXKSOE-QILQGKCVSA-N 0.000 description 1
- 229960002193 histrelin Drugs 0.000 description 1
- 230000028993 immune response Effects 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 238000000099 in vitro assay Methods 0.000 description 1
- 238000005462 in vivo assay Methods 0.000 description 1
- 238000010348 incorporation Methods 0.000 description 1
- 229940079322 interferon Drugs 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 108010083551 iturelix Proteins 0.000 description 1
- QRYFGTULTGLGHU-NBERXCRTSA-N iturelix Chemical compound C([C@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCNC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CCCCNC(=O)C=1C=NC=CC=1)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)CCCNC(=O)C1=CC=CN=C1 QRYFGTULTGLGHU-NBERXCRTSA-N 0.000 description 1
- 229950004528 iturelix Drugs 0.000 description 1
- BJHIKXHVCXFQLS-OTWZMJIISA-N keto-L-sorbose Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)C(=O)CO BJHIKXHVCXFQLS-OTWZMJIISA-N 0.000 description 1
- 239000003446 ligand Substances 0.000 description 1
- 239000007788 liquid Substances 0.000 description 1
- 230000005923 long-lasting effect Effects 0.000 description 1
- 229960003822 lutrelin Drugs 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 229960004452 methionine Drugs 0.000 description 1
- CWWARWOPSKGELM-SARDKLJWSA-N methyl (2s)-2-[[(2s)-2-[[2-[[(2s)-2-[[(2s)-2-[[(2s)-5-amino-2-[[(2s)-5-amino-2-[[(2s)-1-[(2s)-6-amino-2-[[(2s)-1-[(2s)-2-amino-5-(diaminomethylideneamino)pentanoyl]pyrrolidine-2-carbonyl]amino]hexanoyl]pyrrolidine-2-carbonyl]amino]-5-oxopentanoyl]amino]-5 Chemical compound C([C@@H](C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)OC)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](N)CCCN=C(N)N)C1=CC=CC=C1 CWWARWOPSKGELM-SARDKLJWSA-N 0.000 description 1
- 239000011859 microparticle Substances 0.000 description 1
- BPGXUIVWLQTVLZ-OFGSCBOVSA-N neuropeptide y(npy) Chemical compound C([C@@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCN=C(N)N)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCCN=C(N)N)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(O)=O)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](C)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](C)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](C)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)CNC(=O)[C@H]1N(CCC1)C(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CCCCN)NC(=O)[C@H](CO)NC(=O)[C@H]1N(CCC1)C(=O)[C@@H](N)CC=1C=CC(O)=CC=1)C1=CC=C(O)C=C1 BPGXUIVWLQTVLZ-OFGSCBOVSA-N 0.000 description 1
- 108010011957 ozarelix Proteins 0.000 description 1
- 229950008505 ozarelix Drugs 0.000 description 1
- 229950003389 peforelin Drugs 0.000 description 1
- 239000000825 pharmaceutical preparation Substances 0.000 description 1
- 229940127557 pharmaceutical product Drugs 0.000 description 1
- 150000003016 phosphoric acids Chemical class 0.000 description 1
- 238000000053 physical method Methods 0.000 description 1
- 230000036470 plasma concentration Effects 0.000 description 1
- 229920001983 poloxamer Polymers 0.000 description 1
- 229920000642 polymer Polymers 0.000 description 1
- 229920005862 polyol Polymers 0.000 description 1
- 150000003077 polyols Chemical class 0.000 description 1
- 229920001184 polypeptide Polymers 0.000 description 1
- 229950008882 polysorbate Drugs 0.000 description 1
- 229940068965 polysorbates Drugs 0.000 description 1
- 239000000843 powder Substances 0.000 description 1
- VLGKQBGBPIVGBX-ZVSGBDDQSA-N prazarelix Chemical compound C([C@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCNC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)NC(=O)[C@H](CC=1C=CC(NC=2N=C(N)NN=2)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C(C=C1)=CC=C1NC1=NNC(N)=N1 VLGKQBGBPIVGBX-ZVSGBDDQSA-N 0.000 description 1
- 229950008979 prazarelix Drugs 0.000 description 1
- 238000001556 precipitation Methods 0.000 description 1
- 230000002265 prevention Effects 0.000 description 1
- 238000010298 pulverizing process Methods 0.000 description 1
- 238000004445 quantitative analysis Methods 0.000 description 1
- 108010092834 ramorelix Proteins 0.000 description 1
- 229950000277 ramorelix Drugs 0.000 description 1
- 206010037844 rash Diseases 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- 238000007873 sieving Methods 0.000 description 1
- IZTQOLKUZKXIRV-YRVFCXMDSA-N sincalide Chemical compound C([C@@H](C(=O)N[C@@H](CCSC)C(=O)NCC(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC=1C=CC=CC=1)C(N)=O)NC(=O)[C@@H](N)CC(O)=O)C1=CC=C(OS(O)(=O)=O)C=C1 IZTQOLKUZKXIRV-YRVFCXMDSA-N 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 239000008247 solid mixture Substances 0.000 description 1
- 238000005063 solubilization Methods 0.000 description 1
- 230000007928 solubilization Effects 0.000 description 1
- 239000012899 standard injection Substances 0.000 description 1
- 238000011146 sterile filtration Methods 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- 229950011372 teverelix Drugs 0.000 description 1
- 231100000331 toxic Toxicity 0.000 description 1
- 230000002588 toxic effect Effects 0.000 description 1
- 229960004799 tryptophan Drugs 0.000 description 1
- 238000000825 ultraviolet detection Methods 0.000 description 1
- VBEQCZHXXJYVRD-GACYYNSASA-N uroanthelone Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CS)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CS)C(=O)N[C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)NCC(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CS)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(O)=O)C(C)C)[C@@H](C)O)NC(=O)[C@H](CO)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CO)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@@H](NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H](CCSC)NC(=O)[C@H](CS)NC(=O)[C@@H](NC(=O)CNC(=O)CNC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CS)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CO)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CS)NC(=O)CNC(=O)[C@H]1N(CCC1)C(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC(N)=O)C(C)C)[C@@H](C)CC)C1=CC=C(O)C=C1 VBEQCZHXXJYVRD-GACYYNSASA-N 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/12—Cyclic peptides, e.g. bacitracins; Polymyxins; Gramicidins S, C; Tyrocidins A, B or C
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/08—Peptides having 5 to 11 amino acids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/31—Somatostatins
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/08—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing oxygen, e.g. ethers, acetals, ketones, quinones, aldehydes, peroxides
- A61K47/10—Alcohols; Phenols; Salts thereof, e.g. glycerol; Polyethylene glycols [PEG]; Poloxamers; PEG/POE alkyl ethers
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/08—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing oxygen, e.g. ethers, acetals, ketones, quinones, aldehydes, peroxides
- A61K47/12—Carboxylic acids; Salts or anhydrides thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/22—Heterocyclic compounds, e.g. ascorbic acid, tocopherol or pyrrolidones
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0019—Injectable compositions; Intramuscular, intravenous, arterial, subcutaneous administration; Compositions to be administered through the skin in an invasive manner
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P5/00—Drugs for disorders of the endocrine system
- A61P5/02—Drugs for disorders of the endocrine system of the hypothalamic hormones, e.g. TRH, GnRH, CRH, GRH, somatostatin
- A61P5/04—Drugs for disorders of the endocrine system of the hypothalamic hormones, e.g. TRH, GnRH, CRH, GRH, somatostatin for decreasing, blocking or antagonising the activity of the hypothalamic hormones
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P5/00—Drugs for disorders of the endocrine system
- A61P5/06—Drugs for disorders of the endocrine system of the anterior pituitary hormones, e.g. TSH, ACTH, FSH, LH, PRL, GH
- A61P5/08—Drugs for disorders of the endocrine system of the anterior pituitary hormones, e.g. TSH, ACTH, FSH, LH, PRL, GH for decreasing, blocking or antagonising the activity of the anterior pituitary hormones
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0019—Injectable compositions; Intramuscular, intravenous, arterial, subcutaneous administration; Compositions to be administered through the skin in an invasive manner
- A61K9/0024—Solid, semi-solid or solidifying implants, which are implanted or injected in body tissue
Landscapes
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Engineering & Computer Science (AREA)
- Epidemiology (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Immunology (AREA)
- Gastroenterology & Hepatology (AREA)
- Endocrinology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Organic Chemistry (AREA)
- Dermatology (AREA)
- Zoology (AREA)
- Diabetes (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicinal Preparation (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Peptides Or Proteins (AREA)
- Biomedical Technology (AREA)
- Neurosurgery (AREA)
Abstract
La presente invención se refiere a una composición farmacéutica de liberación sostenida de lanreotida, en particular de liberación sostenida compatible con tratamientos terapéuticos durante al menos 2 meses. Las composiciones farmacéuticas son particularmente útiles para el tratamiento de enfermedades para las que está indicada la lanreotida. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Composición farmacéutica para una liberación sostenida de lanreotida
La presente invención se refiere a una composición farmacéutica para una liberación sostenida de péptidos terapéuticos, en concreto para una liberación sostenida compatible con tratamientos terapéuticos de al menos 2 meses. En algunas realizaciones preferidas, la composición farmacéutica comprende el péptido lanreotida. Tales composiciones farmacéuticas son particularmente útiles para el tratamiento de enfermedades para las que está indicada la lanreotida.
La lanreotida es un análogo comercial de la somatostatina. Es un péptido cíclico con la secuencia de aminoácidos que se presenta a continuación:

en donde Nal es la abreviatura de naftilalanina y hay un puente disulfuro entre los dos restos de cisteína.
La lanreotida está indicada para el tratamiento de la acromegalia debida a tumores secretores de la hormona de crecimiento hipofisarios y no hipofisarios, el tratamiento de los síntomas causados por tumores neuroendocrinos (TNE), en concreto tumores carcinoides y VIPomas (VIP = péptido intestinal vasoactivo), y en el tratamiento del adenoma tirotrofo.
Los tratamientos requieren la administración continua o repetida al paciente durante un período de tiempo prolongado. Dado que la repetición de las inyecciones causa molestias e incomodidad al paciente, las preparaciones de liberación sostenida son deseables y han sido objeto de trabajos de desarrollo. Así pues, la lanreotida está disponible hoy día en dos formulaciones: una formulación de liberación sostenida que se inyecta por vía intramuscular cada diez o catorce días y una formulación de liberación prolongada que se administra por vía subcutánea una vez al mes o una vez cada 2 meses para ciertos pacientes acromegálicos. Sin embargo, incluso si existe este conjunto de formulaciones de liberación prolongada, sigue existiendo la necesidad de reducir tanto las molestias como las incomodidades para el paciente con formulaciones de liberación prolongada que cubran más de 2 meses o incluso 2 meses para los pacientes que no están cubiertos por las formulaciones existentes. En la solicitud de patente internacional WO2011/085957 se describe una composición de liberación sostenida que comprende del 15 al 35 % de lanreotida.
Para extender la duración del tratamiento durante más de un mes, en concreto durante al menos 2 meses, se debe aumentar la cantidad del ingrediente activo farmacéutico inyectado (dosis inyectada). Por otro lado, para evitar mayores molestias al paciente, el volumen inyectado debe ser lo más pequeño posible y compatible con la vía de administración parenteral. Por lo tanto, existe la necesidad de una nueva composición farmacéutica de lanreotida capaz de proporcionar una liberación sostenida durante al menos 2 meses, preferiblemente con una dosis alta de lanreotida (por ejemplo, 120, 240 o 360 mg) toda vez que se mantiene un volumen de inyección cómodo (por ejemplo, igual o menos de 2 ml). La presente invención da a conocer dichas composiciones farmacéuticas.
De acuerdo con la presente descripción, una composición farmacéutica para una liberación sostenida del principio activo durante al menos 2 meses, comprende:
• lanreotida como ingrediente activo,
• un codisolvente hidrosoluble, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 7,5.
El objeto de la presente invención es una composición farmacéutica de liberación sostenida de un principio activo durante al menos 2 meses, que comprende:
• lanreotida como principio activo y presente como base libre a una concentración que oscila entre el 40 y el 50 % en peso con respecto al peso total de la composición,
• un codisolvente hidrosoluble presente a una concentración que oscila entre el 10 y el 25 % en peso con respecto al peso total de la composición, y seleccionado entre N-metil-2-pirrolidona (NMP), propilenglicol, glicerol, polietilenglicoles (PEG) de bajo peso molecular, glicofurol, etanol y una mezcla de los mismos,
• un modificador de pH, que es diferente del codisolvente,
• agua,
en donde el pH oscila entre 4,0 y 7,5.
En el texto de la presente memoria que viene a continuación, a menos que se indique lo contrario, los límites de un margen de valores están incluidos en dicho margen, especialmente en la expresión "que oscila de".
A menos que se indique lo contrario, las siguientes definiciones se presentan para ilustrar y definir el significado y el alcance de los diversos términos utilizados para describir la presente invención.
El término "modificador de pH", tal como se usa en la presente memoria, se refiere a un compuesto o excipiente usado principalmente para ajustar o controlar el pH de la formulación.
El término "codisolvente", tal como se utiliza en la presente solicitud, se refiere a un disolvente o una mezcla de disolventes que permite la incorporación del ingrediente activo en la composición para obtener la dosis requerida en un volumen adecuado y que cumpla con los criterios de inyectabilidad. En el codisolvente, la solubilidad de la lanreotida o sus sales utilizadas según la presente invención es preferiblemente igual o superior al 8 % (p/v) a temperatura ambiente (20-25 °C).
Por "hidrosoluble" se entiende soluble en agua. Preferiblemente, el codisolvente "hidrosoluble" tiene una solubilidad en agua medida a 25 °C superior a 10 mg/ml, y preferiblemente superior a 30 mg/ml.
Por "no hidrosoluble" se entiende que no es soluble en agua. Preferiblemente, un (co)polímero o excipiente "no hidrosoluble" tiene una solubilidad en agua medida a 25 °C inferior a 1 mg/ml, y preferiblemente inferior a 0,1 mg/ml.
Por "bajo peso molecular" se entiende que significa que el peso molecular es inferior a 2000 Da.
El término "aprótico", cuando se usa para describir un solvente, se entiende que significa un solvente incapaz de liberar libremente un protón H+ en solución, e incapaz de modificar el pH cuando se agrega a una composición en el margen de pH de 4 a 8.
El término "inyectabilidad", que puede determinarse midiendo la fuerza de la inyección, se refiere a la idoneidad de la formulación para la administración parenteral utilizando un dispositivo de inyección, como una jeringa o una pluma inyectora.
El término "estabilizador", tal como se usa en la presente memoria, significa un compuesto farmacéuticamente aceptable para evitar la degradación, y mejorar la estabilidad física o química de la sustancia activa (por ejemplo, un compuesto que tiene propiedades antioxidantes o tensioactivos).
El término "tensioactivo", tal como se usa en la presente memoria, se refiere a un compuesto o excipiente con propiedades activas de superficie. Cuando se usa en las presentes formulaciones, un tensioactivo puede mejorar la solubilidad acuosa del ingrediente activo, ayudar a proteger la sustancia activa contra la degradación y/o limitar la precipitación del ingrediente activo si el codisolvente por sí solo no es suficiente.
El término "antioxidante", tal como se usa en la presente memoria, se refiere a un compuesto que tiene propiedades antioxidantes. Cuando se usa en las presentes formulaciones, el antioxidante puede inhibir o prevenir la degradación oxidativa del ingrediente activo y/o inhibir o prevenir la degradación oxidativa de los excipientes.
El término “(co)polímero” significa un polímero o copolímero o una mezcla de los mismos.
El término "biocompatible" significa biológicamente compatible al no producir una respuesta tóxica, dañina o inmunitaria médicamente significativa en los tejidos vivos, en los sistemas biológicos o en las funciones biológicas.
El término "biodegradable" significa capaz de ser descompuesto por agentes biológicos, (micro)organismos biológicos, o cuando se coloca en líquidos biológicos.
El término "esencialmente", cuando se usa asociado a la expresión "una composición que consiste esencialmente en", significa que cualquier componente adicional constituye solo impurezas menores, cada uno de menos del 2 %, preferiblemente menos del 1 %, más preferiblemente menos del 0,5 %, 0,25 % en relación con el peso total de la composición, y en conjunto menos del 3, 2, 1,0,5 % con respecto al peso total de la composición.
De acuerdo con la presente descripción, "una composición que consiste esencialmente en" significa que cualquier componente adicional constituye solo impurezas menores, en donde cada una es de menos del 2 % en relación con el peso total de la composición, y en conjunto menos del 3 % en relación con el peso total de la composición.
De acuerdo con la presente descripción, "una composición que consiste esencialmente en" significa que cualquier componente adicional constituye solo impurezas menores, cada una de menos del 1 % en relación con el peso total de la composición, y en conjunto menos del 2 % en relación con el peso total de la composición.
De acuerdo con la presente descripción, "una composición que consiste esencialmente en" significa que cualquier componente adicional constituye solo impurezas menores, cada una de menos del 0,5 % en relación con el peso total
de la composición, y en conjunto menos del 1 % en relación con el peso total de la composición.
De acuerdo con la presente descripción, "una composición que consiste esencialmente en" significa que cualquier componente adicional constituye solo impurezas menores, cada una de menos del 0,25 % en relación con el peso total de la composición, y en conjunto menos del 0,5 % en relación con el peso total de la composición.
A menos que se indique lo contrario, todos los porcentajes mencionados en la presente invención son porcentajes en peso (p/p).
El ingrediente activo lanreotida está en forma de sal o como base libre. Las sales de lanreotida utilizables para la invención son preferiblemente sales de ácidos orgánicos farmacéuticamente aceptables, tales como las de los ácidos acético, fenilacético, láctico, málico, pamoico, ascórbico, succínico, benzoico, metansulfónico o toluensulfónico, o sales farmacéuticamente aceptables de ácidos inorgánicos, tales como los de los ácidos clorhídrico, bromhídrico, yodhídrico, sulfúrico o fosfórico.
Según una realización preferida, la lanreotida se encuentra en forma de sal.
Preferiblemente, la lanreotida está en forma de acetato de lanreotida.
Según algunos casos, la lanreotida es una base libre.
Cualquiera que sea la forma de la lanreotida, es decir, forma de sal o base libre, en el sentido de la presente invención, la cantidad de lanreotida, expresada por ejemplo como concentración o porcentaje en la composición, se refiere a lanreotida como base libre.
De acuerdo con la presente descripción, la lanreotida está presente a una concentración que oscila entre el 35 y el 55 % en peso. De acuerdo con la presente invención, la lanreotida está presente a una concentración que oscila entre el 40 y el 50 % en peso, y preferiblemente entre el 42 y el 48 % en peso con respecto al peso total de la composición. En otra realización de la descripción, la lanreotida está presente a una concentración que oscila entre el 42 y el 46 % en peso con respecto al peso total de la composición.
Una composición según la presente descripción comprende un codisolvente que permite obtener los criterios de inyectabilidad requeridos de las composiciones farmacéuticas. El codisolvente utilizado en la composición según la presente invención es hidrosoluble. Además, la solubilidad, en el codisolvente hidrosoluble, de la lanreotida o de sus sales utilizadas según la presente invención es igual o superior al 8 % (p/v) a temperatura ambiente. A modo de comparación, la solubilidad del acetato de lanreotida es inferior al 4 % en agua, ácido acético acuoso (a una concentración de 0,1 o 1 mol/ml), NaCl acuoso (0,9 %) o polisorbato (0,01 %).
El codisolvente puede seleccionarse entre polímeros hidrosolubles de bajo peso molecular como polivinilpirrolidona (PVP), polietilenglicol (PEG) o una mezcla de los mismos, y en concreto p Eg 600, PEG 500-DME (éter dimetílico), PEG 500, PEG 400, PEG 300, PEG 200 o una mezcla de los mismos.
El codisolvente puede ser un disolvente aprótico. El codisolvente aprótico utilizado según la presente descripción no modifica significativamente, o es incapaz de modificar, el valor del pH en el intervalo de pH de 4 a 8. Tal disolvente aprótico puede seleccionarse de N-metil-2-pirrolidona (NMP), N-etil-2-pirrolidona (NEP), glicofurol, propilenglicol, etanol, alcohol bencílico y mezclas de los mismos.
En una realización preferida de la descripción, el codisolvente hidrosoluble se selecciona entre los polímeros hidrosolubles de bajo peso molecular y sus mezclas.
En una realización preferida de la descripción, el codisolvente hidrosoluble es un disolvente aprótico.
En otra realización preferida, el codisolvente se selecciona de N-metil-2-pirrolidona (NMP), propilenglicol, glicerol, polietilenglicoles (PEG) de bajo peso molecular, glicofurol, etanol y una mezcla de los mismos, y más preferiblemente de NMP, PEG de bajo peso molecular, glicofurol y mezclas de los mismos.
En una realización preferida, el codisolvente está presente a una concentración que oscila entre el 10 y el 25 % en peso. En una realización preferida de la descripción, el codisolvente está presente a una concentración de 15 a 22 % en peso con respecto al peso total de la composición.
En una realización más preferida de la descripción, el codisolvente es NMP. El codisolvente puede ser NMP y estar presente a una concentración que oscila entre el 15 y el 20 % en peso con respecto al peso total de la composición. En otra realización de la descripción, el codisolvente es un PEG de bajo peso molecular. El codisolvente puede ser un PEG de bajo peso molecular y estar presente a una concentración que oscila entre el 15 y el 22 % en peso con respecto al peso total de la composición.
En una realización preferida, el codisolvente es glicofurol. Preferiblemente, el codisolvente es glicofurol y está presente a una concentración que oscila entre el 16 y el 22 % en peso con respecto al peso total de la composición. De acuerdo
con la presente descripción, el codisolvente es el glicofurol y está presente a una concentración que oscila entre el 16 y el 20 % en peso con respecto al peso total de la composición.
En otra realización preferida de la descripción, el codisolvente es glicofurol de fórmula (1)

en donde n es un número entero de 1 a 5, o una mezcla de los mismos.
De acuerdo con la presente invención, la fórmula (1) cubre las formas racémicas del compuesto, así como las enantioméricas.
En otra realización preferida de la descripción, el codisolvente es glicofurol de fórmula (1) tal como se define anteriormente o una mezcla de los mismos, y está presente a una concentración que oscila entre el 16 y el 20 % en peso con respecto al peso total de la composición.
En otra realización preferida de la descripción, el codisolvente es glicofurol de fórmula (1) tal como se define anteriormente o una mezcla de los mismos, en donde n es un número entero de 1 a 2, y está presente a una concentración que oscila del 16 al 20 % en peso relativo al peso total de la composición.
Dado que la composición está destinada a la administración parenteral, el pH de la composición debe controlarse desde el punto de vista de la tolerancia local y la tolerabilidad, y este parámetro también interviene en la solubilización de la sustancia activa y las propiedades de liberación sostenida del producto farmacéutico. Así pues, el pH de la composición está entre 4,0 y 7,5.
En una realización preferida de la invención, el pH de la composición es de 4,0 a 6,0 y preferiblemente de 4,8 a 5,4. Para alcanzar un pH que oscila entre 4,0 y 7,5, dependiendo de la forma de lanreotida y de la forma de sal en concreto, puede ser necesario un modificador de pH.
En otra realización, la composición según la presente invención comprende un modificador de pH.
En una realización preferida de la descripción, la presente invención es una composición farmacéutica para una liberación sostenida del ingrediente activo durante al menos 2 meses, en donde dicha composición comprende o consiste esencialmente en, o consiste en:
• lanreotida como ingrediente activo,
• un codisolvente hidrosoluble,
• un modificador de pH opcional, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 7,5.
En una descripción más preferida, la composición de la presente invención comprende un modificador de pH y el pH oscila entre 4,0 y 6,0.
Otro objeto de la presente invención es una composición farmacéutica para la liberación sostenida de un ingrediente activo durante al menos 2 meses, en donde dicha composición comprende o consiste esencialmente en, o consiste en:
• lanreotida como ingrediente activo,
• un codisolvente hidrosoluble,
• un modificador de pH opcional, y
• agua (para inyección),
en donde el pH de la composición oscila entre 4,0 y 6,0.
En una realización preferida de la descripción, la presente descripción es una composición farmacéutica para una liberación sostenida del ingrediente activo durante al menos 2 meses, en donde dicha composición comprende o consiste esencialmente en, o consiste en:
• lanreotida como ingrediente activo,
• un codisolvente aprótico hidrosoluble,
• un modificador de pH opcional, y
• agua,
en donde el pH de la composición oscila de 4,0 a 7,5, y preferiblemente de 4,0 a 6,0. El modificador de pH puede elegirse, por ejemplo, entre ácido acético, ácido cítrico, ácido láctico, ácido fosfórico, ácido clorhídrico, ácido esteárico y ácido pamoico. Si se usa, el modificador de pH puede ser diferente del codisolvente hidrosoluble.
En otra realización, la composición según la presente invención comprende un modificador de pH. En otra realización preferida, la composición según la presente invención comprende un modificador de pH y dicho modificador de pH es diferente del codisolvente.
En otra realización de la descripción, la composición farmacéutica de la presente descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, y comprende o consiste esencialmente en:
• lanreotida como ingrediente activo,
• un codisolvente hidrosoluble,
• un modificador de pH, y
• agua (para inyección),
en donde el pH de la composición oscila entre 4,0 y 6,0.
En una modalidad preferida de la descripción, la presente descripción es una composición farmacéutica para una liberación sostenida del ingrediente activo durante al menos 2 meses, en donde dicha composición comprende o consiste esencialmente en, o consiste en:
• lanreotida como ingrediente activo,
• un codisolvente aprótico hidrosoluble,
• un modificador de pH, y
• agua,
en donde el pH de la composición oscila de 4,0 a 7,5, y preferiblemente de 4,0 a 6,0.
En otra realización preferida de la descripción, la composición farmacéutica según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y comprende o consiste esencialmente en, o consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente aprótico hidrosoluble,
• un modificador de pH, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila de 4,0 a 7,5, y preferiblemente de 4,0 a 6,0.
En otra realización de la descripción, la composición farmacéutica de la presente descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y comprende o consiste esencialmente en:
• lanreotida como ingrediente activo,
• un codisolvente hidrosoluble,
• un modificador de pH, y
• agua (para inyección),
en donde el pH de la composición oscila entre 4,0 y 7,5 y el modificador de pH es diferente del codisolvente hidrosoluble.
El modificador de pH se añade para alcanzar un valor de pH deseado que oscila entre 4,0 y 7,5, preferiblemente entre 4,0 y 6,0 y más preferiblemente entre 4,8 y 5,4.
En otra realización preferida de la descripción, la composición farmacéutica según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y comprende o consiste esencialmente en, o consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila de 4,0 a 7,5, más preferiblemente de 4,0 a 6,0, y en donde el modificador de pH es diferente del codisolvente hidrosoluble. En una realización preferida de la invención, el modificador de pH se selecciona de ácido acético, ácido cítrico, ácido láctico, ácido fosfórico, ácido clorhídrico, ácido esteárico y ácido pamoico, y preferiblemente es ácido acético.
En otra realización preferida, la composición farmacéutica según la presente invención está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, o una mezcla de los mismos. Esto significa que el contenido de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable en la composición es inferior al 0,1% en peso (p/p).
Una forma clásica y bien descrita de dar a conocer una composición farmacéutica con una liberación sostenida de un ingrediente farmacéutico activo después de la administración es el uso de los (co)polímeros biocompatibles tales como polilactidas (PLA), poliglicólidos (PLG), polilactidas-co-glicólidos (PLGA), polialquilcianoacrilatos, poli-£-caprolactonas y cualquier (co)polímero obtenido por combinación o modificación de estos (co)polímeros biocompatibles. Dichos (co)polímeros que no son hidrosolubles forman la matriz biodegradable de micropartículas o implantes sólidos, que se erosiona progresivamente cuando se administran en el organismo.
En otra realización preferida de la descripción, la composición farmacéutica de la presente descripción es para una liberación sostenida del ingrediente activo durante al menos 2 meses, libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y que comprende o consiste esencialmente en, o consiste en:
• lanreotida como ingrediente activo,
• un codisolvente hidrosoluble,
• un modificador de pH opcional, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 7,5,
y más preferiblemente que comprende o consiste esencialmente en, o que consiste en
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH opcional, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila de 4,0 a 7,5, y más preferiblemente de 4,0 a 6,0.
En otra realización preferida de la descripción, la composición farmacéutica de la presente descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y que comprende o consiste esencialmente en, o que consiste en: • lanreotida como ingrediente activo,
• un codisolvente hidrosoluble,
• un modificador de pH, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 7,5 y el modificador de pH es diferente del codisolvente hidrosoluble,
y más preferiblemente que comprende o que consiste esencialmente en o que consiste en
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila de 4,0 a 7,5, y más preferiblemente de 4,0 a 6,0, y en donde el modificador de pH es diferente del codisolvente hidrosoluble.
En otra realización preferida de la descripción, la composición farmacéutica de la presente descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y que comprende o consiste esencialmente en o consiste en
• lanreotida como ingrediente activo,
• un codisolvente aprótico hidrosoluble,
• un modificador de pH, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 7,5,
y más preferiblemente que comprende o que consiste esencialmente en o que consiste en
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente aprótico hidrosoluble,
• un modificador de pH, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila de 4,0 a 7,5, y más preferiblemente de 4,0 a 6,0.
Una composición según la presente invención también puede contener otros aditivos habitualmente utilizados en tales composiciones farmacéuticas, tales como, por ejemplo, estabilizantes, antioxidantes o tensioactivos.
Los estabilizantes o tensioactivos se pueden seleccionar de ácidos grasos y sales de los mismos, polioxiéteres, poloxámeros, polioles tales como trehalosa, manitol, sacarosa y dextrosa, polisorbatos, ésteres de ácidos grasos de polioxietileno y mezclas de los mismos.
Los antioxidantes se pueden seleccionar de: aminoácidos tales como metionina, histidina, triptófano; poliaminoácidos tales como glutatión; quelantes tales como edetato disódico (EDTA) y ácido cítrico; metabisulfito de sodio; butilhidroxitolueno (BHT); butilhidroxianisol; ácido ascórbico; y mezclas de los mismos. Preferiblemente, el antioxidante se selecciona de aminoácidos, poliaminoácidos y mezclas de los mismos, y más preferiblemente de metionina, histidina, triptófano y glutatión.
Si están presentes, la cantidad en peso (p/p) de estos aditivos es inferior al 5,0 % de la composición farmacéutica, y preferiblemente inferior al 1,0 %.
En una realización preferida, la composición según la presente invención comprende un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, en una cantidad inferior al 5,0 % (p/p) de la composición farmacéutica, y preferiblemente inferior al 1,0 %.
En una realización preferida de la descripción, la composición según la presente descripción comprende un antioxidante, en una cantidad inferior al 5,0 % (p/p) de la composición farmacéutica, y preferiblemente inferior al 1,0
%.
En otra realización preferida de la descripción, la composición según la presente descripción comprende un antioxidante seleccionado de aminoácidos, poliaminoácidos y mezclas de los mismos, en una cantidad inferior al 5,0 % (p/p) de la composición farmacéutica, y preferiblemente inferior al 1,0 %.
En otra realización preferida de la descripción, la composición según la presente descripción comprende un antioxidante seleccionado de metionina, histidina, triptófano y glutatión, y mezclas de los mismos, en una cantidad inferior al 5,0 % (p/p) de la composición farmacéutica, y preferiblemente inferior al 1,0 %.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente aprótico hidrosoluble,
• un modificador de pH,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 7,5.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente aprótico hidrosoluble,
• un modificador de pH,
• del 0 al 1 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 6,0.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 7,5, y el modificador de pH es diferente del codisolvente hidrosoluble.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses y consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH,
• del 0 al 1 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 6,0, en donde el modificador de pH es diferente del codisolvente hidrosoluble.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, que consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble seleccionado entre NMP, PEG de bajo peso molecular, glicofurol y mezclas de los mismos,
• un modificador de pH seleccionado de ácido acético, ácido cítrico, ácido láctico, ácido fosfórico, ácido clorhídrico, ácido esteárico y ácido pamoico,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 6,0.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, que consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble seleccionado entre NMP, PEG de bajo peso molecular, glicofurol y mezclas de los mismos,
• un modificador de pH seleccionado de ácido acético, ácido cítrico, ácido láctico, ácido fosfórico, ácido clorhídrico, ácido esteárico y ácido pamoico,
• del 0 al 1 % de un antioxidante seleccionado entre metionina, histidina, triptófano, glutatión, ácido ascórbico, ácido cítrico, edetato disódico, metabisulfito de sodio, butilhidroxitolueno, butilhidroxianisol y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 6,0.
En una realización preferida de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o consiste en
• lanreotida como ingrediente activo,
• ácido acético como modificador de pH,
• glicofurol como codisolvente hidrosoluble, y
• agua para inyección,
en donde el pH de la composición oscila entre 4,0 y 6,0.
En otra realización preferida de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o consiste en
• lanreotida como ingrediente activo,
• ácido acético como modificador de pH,
• glicofurol como codisolvente hidrosoluble, y
• agua para inyección,
en donde el pH de la composición oscila entre 4,0 y 6,0, y la lanreotida está en forma de acetato,
y más preferiblemente comprende o consiste esencialmente en o que consiste en
• del 40 al 50 % (p/p) de lanreotida,
• de 16 al 22 % (p/p) de glicofurol, y
• c.s.p. el 100 % de agua para inyección.
En una realización en concreto de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o que consiste en
• del 42 al 48 % (p/p) de lanreotida,
• del 16 al 22 % (p/p) de glicofurol,
• de 5 al 7 % (p/p) de ácido acético, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, y la lanreotida se encuentra en su forma de acetato.
En una realización en concreto de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o que consiste en
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol,
• ácido acético y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, estando la lanreotida en su forma de acetato y siendo el glicofurol de fórmula (1) tal como se define anteriormente o una mezcla de los mismos.
En otra realización en concreto de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o que consiste en
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol,
• ácido acético y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila de 4,8 a 5,4, estando la lanreotida en su forma de acetato, y siendo el glicofurol de fórmula (1) tal como se define anteriormente, en donde n es un número entero de 1 a 2 o una mezcla de los mismos. En el caso de que la lanreotida se encuentre en su forma de acetato y se utilice ácido acético como modificador de pH, se puede medir el contenido de acetato en la composición procedente de la lanreotida en su forma de sal y del ácido acético.
Cuando la lanreotida está en su forma de acetato, se puede añadir ácido acético como modificador de pH de tal manera que la concentración del contenido de acetato en la composición oscile entre el 2 y el 10 % en peso, y preferiblemente entre el 6 y el 10 % en peso, con respecto al peso total de la composición.
En otra realización de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o consiste en
• lanreotida en su forma de acetato,
• ácido acético como modificador de pH,
• glicofurol como codisolvente hidrosoluble, y
• agua para inyección,
en donde el contenido de acetato en la composición oscila entre el 2 y el 10 % en peso, y preferiblemente entre el 6 y el 10 % en peso,
y más preferiblemente
• del 42 al 48 % (p/p) de lanreotida,
• del 16 al 22 % (p/p) de glicofurol,
• ácido acético y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, y
el contenido de acetato en la composición oscila entre el 6 y el 10% en peso.
En otra realización de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende o consiste esencialmente en o consiste en
• lanreotida en su forma de acetato,
• ácido acético como modificador de pH,
• glicofurol como codisolvente hidrosoluble, y
• agua para inyección,
en donde el contenido de acetato en la composición está en el intervalo del 2 al 10 % en peso, y preferiblemente del 6 al 10 % en peso, y siendo el glicofurol de fórmula (1) o una mezcla de los mismos,
y más preferiblemente que comprende o que consiste esencialmente en o que consiste en
• del 42 al 48 % (p/p) de lanreotida,
• del 16 al 22 % (p/p) de glicofurol,
• ácido acético, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, el contenido de acetato en la composición oscila entre el 6 y el 10 % en peso, y el glicofurol tiene la fórmula (1) o una mezcla de los mismos en la que n es un número entero entre 1 y 2,
En otra realización en concreto de la descripción, una composición farmacéutica de la presente descripción está libre de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable, y comprende:
• lanreotida como ingrediente activo,
• ácido acético como modificador de pH,
• glicofurol como codisolvente hidrosoluble,
• un aditivo seleccionado entre estabilizantes, antioxidantes y tensioactivos, y
• agua para inyección,
en donde el pH de la composición oscila entre 4,0 y 7,5, y la lanreotida está en forma de acetato.
En otra realización preferida, la composición según la invención es para una liberación sostenida de un principio activo durante al menos 2 meses, que consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila de 4,0 a 7,5, más preferiblemente de 4,0 a 6,0.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, que consiste en:
• del 42 al 46 % de lanreotida como principio activo,
• del 16 al 20 % de glicofurol de fórmula (1) tal como se define anteriormente, o una mezcla de los mismos, • ácido acético como modificador de pH,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 6,0.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, que consiste en:
• del 42 al 46 % de lanreotida como principio activo, en forma de acetato,
• del 16 al 20 % de glicofurol de fórmula (1) anterior, en donde n es un número entero de 1 a 2, o una mezcla de los mismos,
• ácido acético como modificador de pH,
• del 0 al 1 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,8 y 5,4.
En otra realización preferida de la descripción, la composición según la descripción es para una liberación sostenida de un ingrediente activo durante al menos 2 meses, que consiste en:
• del 42 al 46 % de lanreotida como principio activo, en forma de acetato,
• del 16 al 20 % de glicofurol de fórmula (1) anterior en donde n es un número entero de 1 a 2, o una mezcla de los mismos,
• ácido acético como modificador de pH,
• del 0 al 1 % de un antioxidante seleccionado entre metionina, histidina, triptófano, glutatión, ácido ascórbico, edetato disódico, ácido cítrico, metabisulfito de sodio, butilhidroxitolueno (BHT), butilhidroxianisol y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,8 y 5,4.
Una composición farmacéutica según la presente descripción es una formulación semisólida. Se puede inyectar una composición semisólida mediante un dispositivo estándar para inyección tal como una jeringa conectada a una aguja. La viscosidad y otras características del estado físico de las composiciones pueden valorarse como la inyectabilidad, cuando se evalúa la etapa de administración. La inyectabilidad se puede determinar realizando ensayos de inyección
simulada y según diferentes métodos físicos. La inyectabilidad se puede notificar como potencia de inyección o fuerza de inyección de la jeringa (FIJ).
La FIJ se puede determinar con un dinamómetro (L1000R, Lloyd Instruments Ltd.) equipado con una celda calibrada (NLC 100N, Lloyd Instruments Ltd.). Se comprueba la inyectabilidad de la composición farmacéutica acondicionada en una jeringa de 4,5 mm de diámetro acoplada a una aguja de 20 mm de longitud x 1,2 mm de DI durante una descarga simulada en un margen de velocidad de 100-200 mm/min, en donde se registran la fuerza aplicada por el instrumento sobre el émbolo y su desplazamiento. La inyección simulada se realiza verticalmente en el aire. La fuerza de inyección máxima (en N) se deriva de los datos recopilados durante la descarga.
En una realización preferida, una composición farmacéutica según la presente invención presenta una inyectabilidad definida por una FIJ que oscila entre 5 y 50 N cuando se comprueba con el método definido anteriormente con una dosis de hasta 500 mg de lanreotida. Preferiblemente, la FIJ de la composición farmacéutica oscila entre 10 y 35 N.
Una composición farmacéutica según la presente descripción se administra por vía parenteral. En una realización preferida, la composición de la presente invención se administra mediante inyección subcutánea, intramuscular o subcutánea profunda, y más preferiblemente inyección subcutánea o subcutánea profunda.
Para la vía subcutánea, y en concreto la subcutánea profunda, que sigue siendo la preferida, el volumen de inyección no es preferiblemente superior a 2 o 1,9 o 1,8 o 1,7 o 1,6 o 1,5 o 1,4 o 1,3 o 1,2 o 1,1 o 1 ml. Para cargar hasta 500 mg de lanreotida en tal volumen, se tuvieron que definir formulaciones específicas ya que las propiedades de liberación controlada debían combinarse con la alta concentración del ingrediente activo y una inyectabilidad aceptable. Tal situación es un desafío ya que normalmente se requiere una proporción significativa de excipientes específicos destinados a proporcionar las propiedades de liberación sostenida y esta cantidad elimina la capacidad de carga del ingrediente activo.
Una composición farmacéutica según la presente descripción permite una liberación sostenida de lanreotida en los humanos durante al menos 2 meses. Dicha liberación se obtiene sin ninguna matriz (co)polimérica en la composición, en concreto sin los agentes (co)poliméricos no hidrosolubles, biocompatibles y/o biodegradables que se utilizan habitualmente en las composiciones de liberación sostenida, tales como polilactidas (PLA), poliglicólidos (PLG), polilactida-coglicólidos (PLGA), polialquilcianoacrilatos, poli-£-caprolactonas y cualquier (co)polímero obtenido por combinación o modificación de estos (co)polímeros biocompatibles.
En una realización preferida, la liberación sostenida de lanreotida es de al menos 2 a 6 meses en los humanos.
En una realización preferida de la descripción, la liberación sostenida de lanreotida es de al menos 2 meses en los humanos.
En una realización preferida, la liberación sostenida de lanreotida es de al menos 3 meses en los humanos.
La composición según la descripción permite una liberación sostenida durante al menos 63 días, 70 días, 77 días, 84 días o 90 días y preferiblemente 91 días.
En una realización preferida de la descripción, la composición según la descripción permite una liberación sostenida durante al menos 63 días. En otra realización preferida de la descripción, la composición según la descripción permite una liberación sostenida durante al menos 70 días. En otra realización preferida de la descripción, la composición según la descripción permite una liberación sostenida durante al menos 77 días. En una realización más preferida de la descripción, la composición según la descripción permite una liberación sostenida durante al menos 84 días. En otra realización más preferida de la descripción, la composición de la presente descripción permite una liberación sostenida durante al menos 91 días.
La lanreotida es un análogo comercial de la somatostatina. Está indicada en el tratamiento de la acromegalia debida a tumores secretores de la hormona del crecimiento, tanto hipofisarios como no hipofisarios, el tratamiento de los síntomas causados por tumores neuroendocrinos (TNE), en concreto los tumores carcinoides y VIPomas, y en el tratamiento del adenoma tirotrofo.
Una composición farmacéutica de acuerdo con la presente invención puede ser útil en el tratamiento de la acromegalia debida a tumores secretores de la hormona del crecimiento hipofisarios y no hipofisarios, el tratamiento de los síntomas causados por tumores neuroendocrinos (TNE), en concreto tumores carcinoides y VIPomas, y en el tratamiento del adenoma tirotrofo. En una realización preferida, una composición farmacéutica según la presente invención es útil para el tratamiento de la acromegalia o el TNE. El TNE puede, p. ej., seleccionarse entre los tumores neuroendocrinos gastroenteropancreáticos funcionantes y no funcionantes.
Por tanto, la presente descripción también se refiere a un método de tratamiento de un paciente que padece acromegalia mediante la administración de una cantidad terapéuticamente activa de la composición farmacéutica descrita en cualquiera de las realizaciones descritas anteriormente.
En una realización de la descripción, la composición farmacéutica de acuerdo con la presente descripción se
administra o inyecta, o se prepara para la administración o inyección a un paciente que lo necesite, con una frecuencia no mayor que cada 8 semanas o preferiblemente cada 9 o 10 u 11 o 12 o 13 o 14 o 15 o 16 semanas. Preferiblemente, se administra o inyecta cada 13 semanas.
En otra realización preferida de la descripción, la composición farmacéutica de la invención se administra o se prepara para su administración como una sola inyección.
El método comprende administrar la composición farmacéutica al menos una vez cada 9 semanas o 10 semanas o 12 semanas o 13 semanas o 14 semanas o 15 semanas o 16 semanas. Más preferiblemente, el método comprende administrar la composición farmacéutica al menos una vez cada 13 semanas.
En otra realización de la descripción, la composición farmacéutica se administra mediante inyección única. Preferiblemente, se inyecta por vía intramuscular, subcutánea o subcutánea profunda.
En otra realización más de la descripción, la composición farmacéutica se administra a una dosis de 60, 90, 120 o 240 o 360 mg de ingrediente farmacéutico activo, es decir, la lanreotida. Preferiblemente, la composición farmacéutica se administra a una dosis de 120, 240 o 360 mg de lanreotida.
La presente descripción también se refiere a un método de tratamiento o prevención de un paciente que padece un tumor neuroendocrino (TNE) mediante la administración de una cantidad terapéuticamente activa de la composición farmacéutica descrita en cualquiera de las realizaciones anteriores. Se pueden prevenir o tratar los síntomas causados por los tumores neuroendocrinos (TNE). En una realización de la descripción, estos síntomas se seleccionan de eritema, diarrea y calambres abdominales.
La presente descripción también se refiere a un método de tratamiento o prevención de un paciente que padece adenoma tirotrofo mediante la administración de una cantidad terapéuticamente activa de la composición farmacéutica descrita en cualquiera de las realizaciones anteriores.
La presente descripción también se refiere a una composición farmacéutica según cualquiera de las realizaciones descritas anteriormente para uso en la medicina. En una realización, la composición farmacéutica de la invención se usa para tratar o prevenir la acromegalia. En una realización adicional, la composición farmacéutica se usa para tratar o prevenir un tumor neuroendocrino (TNE). El TNE puede, p. ej., seleccionarse entre tumores neuroendocrinos gastrointestinales funcionales y no funcionales. Preferiblemente, la composición farmacéutica es para uso en el tratamiento o control de un síntoma de un TNE tal como un síntoma seleccionado de eritema, diarrea y dolor abdominal. En otra realización de la descripción, la composición farmacéutica de la descripción es para uso en el tratamiento o prevención de un adenoma tirotrofo. En una realización preferida de la descripción, la presente descripción se refiere a una composición farmacéutica tal como se define anteriormente para su uso en el tratamiento de la acromegalia debida a tumores secretores de la hormona del crecimiento, tanto hipofisarios como no hipofisarios, y dicha composición consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 7,5, y el modificador de pH es diferente del codisolvente hidrosoluble.
En una realización preferida de la descripción, la presente descripción también se refiere a una composición farmacéutica como se define anteriormente para su uso en el tratamiento de los síntomas causados por tumores neuroendocrinos (TNE), en donde dicha composición consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 7,5, y el modificador de pH es diferente del codisolvente hidrosoluble.
En una realización preferida de la descripción, la presente descripción se refiere a una composición farmacéutica como se definió anteriormente para su uso en el tratamiento de la acromegalia debida a tumores secretores de la hormona del crecimiento tanto hipofisarios como no hipofisarios, en donde dicha composición consiste en:
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol de fórmula (1) tal como se define anteriormente,
• ácido acético,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,0 y 6,0.
En una realización preferida de la descripción, la presente descripción también se refiere a una composición farmacéutica como se define anteriormente para su uso en el tratamiento de los síntomas causados por tumores neuroendocrinos (TNE), en donde dicha composición consiste en:
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol de fórmula (1) como se define anteriormente,
• ácido acético,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,0 y 6,0.
En una realización preferida de la descripción, la presente descripción se refiere a una composición farmacéutica como se definió anteriormente para su uso en el tratamiento de la acromegalia debida a tumores secretores de la hormona del crecimiento tanto hipofisarios como no hipofisarios, en donde dicha composición consiste en:
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol de fórmula (1) tal como se define anteriormente y n es un número entero de 1 a 2,
• ácido acético,
• del 0 al 1 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, y la lanreotida se encuentra en su forma de acetato.
En una realización preferida de la descripción, la presente descripción también se refiere a una composición farmacéutica como se define anteriormente para su uso en el tratamiento de los síntomas causados por tumores neuroendocrinos (TNE), en donde dicha composición consiste en:
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol de fórmula (1) como se define anteriormente y n es un número entero de 1 a 2, • ácido acético,
• del 0 al 1 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, y la lanreotida se encuentra en su forma de acetato. Una composición farmacéutica según la presente invención proporciona después de la primera semana de liberación un perfil farmacocinético con una tasa de absorción muy constante y reproducible y una pendiente negativa específica que permiten escenarios adecuados cuando se repite la aplicación de la administración para abordar los tratamientos crónicos y de larga duración. Este patrón específico de perfil farmacocinético durante un período de varias semanas (figura 1), en el que la concentración plasmática de la lanreotida disminuye constantemente, puede usarse para cubrir diferentes duraciones del tratamiento y esto para pacientes con diferentes ventanas terapéuticas. Esta modulación de la duración puede obtenerse utilizando una única composición farmacéutica a una dosis definida y única (figura 2). El patrón farmacocinético específico normalmente se obtiene de 2 semanas a 6 meses, y más preferiblemente de 1 a 4 meses. Esto permite definir nuevos tratamientos personalizados para los pacientes e indicaciones como la acromegalia y el TNE.
Además, la descripción se refiere a un procedimiento para la preparación de una composición farmacéutica para las aplicaciones parenterales como se describe anteriormente.
De acuerdo con la presente descripción, un procedimiento para la preparación de una composición farmacéutica como se describe anteriormente comprende los siguientes pasos:
• preparación de una mezcla de codisolventes que incluye el modificador de pH y otros aditivos cuando sea necesario,
• introducción del principio activo en un recipiente adecuado,
• hidratación del principio activo y homogeneización de la composición mediante un procedimiento de mezclado a una temperatura entre 5 y 70 °C, preferiblemente a temperatura ambiente.
De acuerdo con la presente descripción, un procedimiento para la preparación de una composición farmacéutica para aplicaciones parenterales como se describe anteriormente comprende los siguientes pasos:
• preparación de una mezcla de codisolventes que incluye el modificador de pH y otros aditivos cuando sea necesario, e introducción de la mezcla en una jeringa o en un recipiente similar a una jeringa,
• introducción del ingrediente activo en una segunda jeringa o en un recipiente similar a una jeringa,
• conexión de las 2 jeringas o contenedores tipo jeringa con un conector de 2 vías,
• hidratación del principio activo y homogeneización de la composición mediante un procedimiento de amasado entre los 2 recipientes y a través del conector a una temperatura entre 5 °C y 70 °C, preferiblemente a temperatura ambiente.
De acuerdo con la presente descripción, un procedimiento para la preparación de una composición farmacéutica para las aplicaciones parenterales como se describe anteriormente comprende los siguientes pasos:
• preparación de una mezcla de codisolventes que incluye el modificador de pH y otros aditivos, si es necesario, e introducción de la mezcla en una jeringa o en un recipiente similar a una jeringa,
• introducción del ingrediente activo en una segunda jeringa o en un recipiente similar a una jeringa,
• conexión de las 2 jeringas o recipientes de tipo jeringa con un conector de 3 vías equipado con una válvula de 2 vías,
• retirada del aire del sistema mediante un método adecuado, por ejemplo por aplicación de vacío al puerto libre del conector,
• hidratación del principio activo y homogeneización de la composición mediante un procedimiento de amasado entre los 2 recipientes y a través del conector a una temperatura entre 5 y 70 °C, preferiblemente a temperatura ambiente.
Además, todo el procedimiento de preparación se puede controlar con respecto a los parámetros críticos del procedimiento, como la temperatura, la presión, el número de ciclos y la relación entre el diámetro de la jeringa y la válvula, con los equipos habituales para los profesionales expertos.
Como alternativa, la preparación de las composiciones farmacéuticas como se describe anteriormente puede llevarse a cabo extemporáneamente, es decir, antes de la administración.
En una realización preferida de la descripción, la preparación de las composiciones farmacéuticas como se describe anteriormente se lleva a cabo extemporáneamente, es decir, antes de la administración mediante un procedimiento de amasado entre:
• una jeringa precargada que contiene la dosis adecuada del ingrediente activo, y
• una jeringa que contiene la mezcla del codisolvente, el modificador de pH opcional y otros aditivos si es necesario (utilizados como vehículo para la reconstitución).
En una realización adicional de la descripción, el ingrediente activo puede tratarse previamente, por ejemplo, mediante liofilización, secado, pulverización, granulación, compactación, tamizado, antes de la preparación de la composición farmacéutica.
Cualquier técnica de esterilización, tal como radiación gamma, irradiación con haz de electrones, vapor o filtración estéril para parte del procedimiento puede usarse para obtener una composición farmacéutica estéril.
En otra realización de la descripción, la preparación de la composición farmacéutica se lleva a cabo en condiciones asépticas.
Una composición farmacéutica según la presente descripción puede estar disponible como una presentación precargada y lista para usar. También puede estar disponible como una presentación lista para reconstituirse, en donde un producto liofilizado que contiene el ingrediente activo puede reconstituirse extemporáneamente con la mezcla del codisolvente, el modificador de pH opcional y otros aditivos si es necesario como disolvente para la reconstitución.
Como realización adicional de la descripción, la composición farmacéutica se puede envasar en jeringas precargadas. En una realización preferida, la presente descripción también se refiere a una jeringa precargada, conteniendo dicha jeringa la composición farmacéutica como se define anteriormente para una liberación sostenida de un ingrediente activo durante al menos 2 meses y que consiste en:
• del 35 al 55 % de lanreotida como principio activo,
• del 10 al 25 % de un codisolvente hidrosoluble,
• un modificador de pH,
• del 0 al 5 % de aditivo o mezcla de los mismos seleccionados entre estabilizantes, antioxidantes y tensioactivos, y
• agua (c.s.p. el 100 %),
en donde el pH de la composición oscila entre 4,0 y 7,5, y el modificador de pH es diferente del codisolvente hidrosoluble.
En otra realización preferida de la descripción, la presente descripción también se refiere a una jeringa precargada, conteniendo dicha jeringa una composición farmacéutica como se definió anteriormente para una liberación sostenida de un ingrediente activo durante al menos 2 meses y que consiste en:
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol de fórmula (1) como se define anteriormente,
• ácido acético,
• del 0 al 5 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,0 y 6,0.
En otra realización preferida de la descripción, la presente descripción también se refiere a una jeringa precargada, conteniendo dicha jeringa una composición farmacéutica como se definió anteriormente para una liberación sostenida de un ingrediente activo durante al menos 2 meses y que consiste en:
• del 42 al 46 % (p/p) de lanreotida,
• del 16 al 20 % (p/p) de glicofurol de fórmula (1) como se define anteriormente y n es un número entero de 1 a 2,
• ácido acético,
• del 0 al 1 % de un aditivo seleccionado entre estabilizantes, antioxidantes, tensioactivos y mezclas de los mismos, y
• c.s.p. el 100 % de agua para inyección,
en donde el pH de la composición oscila entre 4,8 y 5,4, y la lanreotida se encuentra en su forma de acetato.
En una realización preferida de la descripción, tanto el producto liofilizado como el disolvente para reconstitución se envasan en jeringas que se pueden conectar y utilizar como dispositivo de mezcla para facilitar el procedimiento de reconstitución y la administración final de la formulación reconstituida.
Otro objeto de la presente descripción es una composición farmacéutica para una liberación sostenida del principio activo durante al menos 2 meses, que comprende, que consiste esencialmente en o que consiste en:
• como ingrediente activo, un péptido hidrosoluble o cualquier sal farmacéuticamente aceptable del mismo,
• glicofurol como codisolvente,
• opcionalmente un modificador de pH, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 8.
Los péptidos adecuados que se pueden usar en la invención incluyen la hormona del crecimiento (GH), el péptido liberador de la hormona del crecimiento (GHRP), el factor liberador de la hormona del crecimiento (GRF), el factor de crecimiento epidérmico, el interferón, la insulina, la somatostatina, la bombesina, la calcitonina, el péptido relacionado con el gen de la calcitonina (CGRP), la amilina, la hormona paratiroidea (PTH), el péptido relacionado con la hormona paratiroidea (PTHrp), la gastrina, el péptido liberador de gastrina (GRP), la hormona estimulante de melanocitos (MSH), la hormona adrenocorticotropa (ACTH), la hormona luteinizante (LH), la hormona liberadora de la hormona luteinizante (LHRH), citoquinasas, sorbina, colecistoquinina (CCK), glucagón, péptido similar al glucagón (GLP), gastrina, encefalina, neuromedina, endotelina, sustancia P, neuropéptido Y (NPY), péptido YY (PYY), péptido intestinal vasoactivo (VIP), polipéptido hipofisario activador de la adenilato ciclasa (PACAP), bradiquinina, hormona liberadora de tirotropina (TRH), tropina de células p (un fragmento de la ACTH) o análogos biológicamente activos de cualquiera de los anteriores.
Los términos "análogo biológicamente activo" y "análogo" se usan indistintamente en la presente memoria para cubrir péptidos naturales, recombinantes y sintéticos, o derivados o fragmentos de dichos péptidos, que exhiben sustancialmente el mismo efecto agonista o antagonista que los péptidos naturales o no modificados, incluidos, por ejemplo, aquellos en los que se han eliminado, sustituido o modificado uno o más de los restos de aminoácidos naturales, o el grupo del extremo amino o carboxilo ha sido modificado estructuralmente. El efecto agonista o antagonista de un péptido sobre su ligando o receptor puede medirse, p. ej., en ensayos in vitro o in vivo, tales como los ensayos que utilizan células o modelos animales experimentales adaptados al péptido en concreto. Dichos ensayos están también dentro del conocimiento del experto en la técnica.
Las sales peptídicas hidrosolubles preferidas según la presente invención incluyen sales de hormona del crecimiento (GH), péptido liberador de la hormona del crecimiento (GHRP), factor liberador de la hormona del crecimiento (GRF), insulina, somatostatina, hormona paratiroidea (PTH), hormona adrenocorticotropa (ACTH), hormona luteinizante (LH), hormona liberadora de la hormona luteinizante (LHRH) u hormona liberadora de gonadotropina (GnRH), péptido similar al glucagón (GLP), o análogos biológicamente activos de cualquiera de los anteriores. En una realización más preferida, las sales peptídicas hidrosolubles según la presente invención incluyen sales de hormona de crecimiento (GH), somatostatina, hormona adrenocorticotropa (ACTH), hormona liberadora de hormona luteinizante (LHRH), péptido similar al glucagón (GLP) o análogos biológicamente activos de cualquiera de los anteriores.
En otra realización preferida, el ingrediente activo es un análogo de la somatostatina seleccionado entre lanreotida, octreotida, pasireotida o cualquier sal farmacéuticamente aceptable de las mismas.
En otra realización preferida, el ingrediente activo es un análogo de LH-RH seleccionado de avorelina, buserelina, deslorelina, gonadorelina, goserelina, histrelina, leuprorelina, lutrelina, nafarelina, peforelina, triptorelina, abarelix, cetrorelix, degarelix, detirelix, ganirelix, iturelix, ozarelix, prazarelix, ramorelix, teverelix o cualquier sal farmacéuticamente aceptable de los mismos, y más preferiblemente de buserelina, goserelina, leuprorelina, nafarelina, triptorelina o cualquier sal farmacéuticamente aceptable de los mismos.
Las sales farmacéuticamente aceptables que se pueden usar para los péptidos de acuerdo con la presente invención
son preferiblemente sales farmacéuticamente aceptables de ácidos orgánicos, tales como las de los ácidos acético, fenilacético, láctico, málico, pamoico, ascórbico, succínico, benzoico, metanosulfónico o toluenosulfónico, o sales farmacéuticamente aceptables de ácidos inorgánicos, tales como los de los ácidos clorhídrico, bromhídrico, yodhídrico, sulfúrico o fosfórico.
De acuerdo con la presente descripción, tales composiciones farmacéuticas son preferiblemente para uso como medicamento o se usan en un método para tratar una enfermedad en un paciente que lo necesite.
Otro objeto de la presente descripción es una composición farmacéutica para una liberación sostenida del principio activo durante al menos 2 meses, que comprende, consiste esencialmente en o consiste en:
• como ingrediente activo, un péptido hidrosoluble seleccionado de lanreotida, octreotida, pasireotida, buserelina, goserelina, leuprorelina, nafarelina y triptorelina, o cualquier sal farmacéuticamente aceptable de los mismos, • glicofurol como codisolvente,
• opcionalmente un modificador de pH, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 8,
y preferiblemente que comprende, que consiste esencialmente en o que consiste en:
• como ingrediente activo, un péptido hidrosoluble seleccionado de lanreotida, octreotida, pasireotida, buserelina, goserelina, leuprorelina, nafarelina y triptorelina, o cualquier sal farmacéuticamente aceptable de los mismos, • glicofurol como codisolvente,
• un modificador de pH, y
• agua,
De acuerdo con la presente descripción, el péptido o su sal farmacéuticamente aceptable está presente a una concentración que oscila entre el 20 y el 60, preferiblemente entre el 35 y el 55 % en peso, y más preferiblemente entre el 40 y el 50 % en peso, con respecto al peso total de la composición.
En una realización preferida de la descripción, el glicofurol está presente a una concentración que oscila entre el 10 y el 35 % en peso, y más preferiblemente entre el 10 y el 25 % en peso con respecto al peso total de la composición. De acuerdo con la presente descripción, tales composiciones farmacéuticas son preferiblemente para uso como medicamento o se usan en un método para tratar una enfermedad en un paciente que lo necesite.
Otro objeto de la presente descripción es una composición farmacéutica para una liberación sostenida del principio activo durante al menos 2 meses, que comprende o consiste esencialmente en:
• como principio activo, un péptido hidrosoluble seleccionado entre lanreotida, octreotida, pasireotida, buserelina, goserelina, leuprorelina, nafarelina y triptorelina, o cualquiera de sus sales farmacéuticamente aceptables, presente a una concentración que oscila entre el 20 y el 60 % en peso, con respecto al total peso de la composición,
• glicofurol como codisolvente, presente a una concentración que oscila entre el 10 y el 35 % en peso con respecto al peso total de la composición.
• un modificador de pH, y
• agua,
en donde el pH de la composición oscila entre 4,0 y 8.
De acuerdo con la presente descripción, tales composiciones farmacéuticas son preferiblemente para uso como medicamento o se usan en un método para tratar una enfermedad en un paciente que lo necesite. Los siguientes ejemplos se presentan para ilustrar los procedimientos anteriores y no deben considerarse que limitan el alcance de la invención.
Parte experimental
1- Procedimiento de preparación
Ejemplo 1a
Se preparan diferentes lotes con una sal de acetato de lanreotida como ingrediente farmacéutico activo (IFA). Se hidrata la cantidad necesaria de acetato de lanreotida y se homogeniza con la mezcla correspondiente de agua para inyectables (a.p.i.) / NMP / ácido acético en un recipiente adecuado.
Tanto el contenido de acetato como de agua de la formulación se ajustan teniendo en cuenta el aporte del IFA que también contiene estos 2 componentes.
Una vez obtenidos los medios homogéneos, las diferentes formulaciones se dividen en alícuotas en jeringas adecuadas para producto precargado y preferiblemente compatibles con una esterilización final con radiación gamma. Parte de las dosis individuales obtenidas al final del paso de llenado se esterilizan mediante radiación gamma (dosis >25 kGy).
Se preparan así varias formulaciones según la invención. La información relacionada con estos ejemplos se recopila en la tabla 1.
Tabla 1

Ejemplo 1b
Una composición farmacéutica que utiliza un sistema de jeringa dual se prepara de la siguiente manera:
Se introducen 1,966 g de una mezcla de a.p.i.:NMP [60:40] v/v en una jeringa de plástico de 5 ml.
Se introducen 3,033 g de acetato de lanreotida en una jeringa de plástico de 20 ml equipada con un conector de 2 vías. La jeringa que contiene la mezcla líquida se conecta al puerto libre del conector para iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través del conector. Una vez que el ingrediente activo está hidratado, todo el producto se mantiene en la jeringa de 5 ml y la jeringa de 20 ml se reemplaza por una nueva jeringa vacía de 5 ml para la etapa final del procedimiento de la mezcla.
Una vez homogénea, se recoge la formulación en una de las dos jeringas de 5 ml y luego se carga en jeringas de plástico de 1 ml provistas de una aguja de 1,2 mm de diámetro interno (DI) x 20 mm de longitud (L), hasta una dosis de 240 mg de lanreotida. A continuación, la aguja se tapa con un protector de aguja.
Cada dosis cargada en las jeringas se sella en unas bolsas de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1c
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 32,73 g de a.p.i. con 22,86 g de NMP y 4,32 g de ácido acético en una botella de vidrio. Se transfieren 30,55 g de la mezcla a una jeringa de acero inoxidable de 250 ml.
Se introducen 38,06 g de acetato de lanreotida en una jeringa de acero inoxidable de 250 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el principio activo a un valor inferior o igual a 0,600 mbar durante 30 min, mediante una bomba conectada a través de la válvula de 3 vías.
A continuación, la válvula se conmuta para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Cuando se obtiene una mezcla homogénea, se recoge la formulación en una de las dos jeringas de 250 ml y luego se carga en jeringas de plástico de 1,0 ml provistas de una aguja de 1,2 mm de diámetro interno (DI) x 20 mm de longitud (L), hasta una dosis de lanreotida de 360 mg. A continuación, las jeringas se tapan con un protector de aguja.
Se preparan 57 dosis individuales de 360 mg de lanreotida.
Las dosis individuales cargadas en las jeringas se sellan en bolsas de aluminio y se irradian con rayos gamma (dosis >25 kGy).
Ejemplo 1d
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 78,82 g de a.p.i. con 51,12 g de NMP y 8,88 g de ácido acético en un vaso de precipitados de vidrio. Se transfieren 94,27 g de la mezcla a una jeringa de acero inoxidable de 750 ml.
Se introducen 110,14 g de acetato de lanreotida en una jeringa de acero inoxidable de 750 ml. Mediante una varilla específica y una espátula se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el principio activo a un valor inferior o igual a 0,600 mbar durante 35 min, mediante una bomba conectada a través de la válvula de 3 vías.
A continuación, la válvula se conmuta para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Cuando se obtiene una mezcla homogénea, se recoge la formulación en una de las dos jeringas de 750 ml y luego se carga en jeringas de plástico de 1,0 ml provistas de una aguja con cierre Luer (luer-lock) de 1,2 mm de diámetro interno (ID) x 20 mm de longitud (L), para una dosis de lanreotida de 360 mg. A continuación, las jeringas se tapan con un protector de aguja.
Se preparan así 197 dosis individuales de 360 mg de lanreotida.
Las dosis individuales cargadas en las jeringas se sellan en bolsas de aluminio y se tratan con radiación gamma (dosis >25 kGy).
Ejemplo 1e
Se prepara una composición farmacéutica que utiliza tanto el sistema de premezclado como el de doble jeringa de la siguiente manera:
Se pesan 8,445 g de una mezcla de a.p.i.:NMP [10:90] v/v en un vaso de precipitados y se pesan 29,50 g de acetato de lanreotida en otro vaso de precipitados. Se añaden al disolvente 20 g de acetato de lanreotida mientras se mezcla suavemente con una espátula. Luego se pesan 12,15 g de una mezcla a.p.i.:NMP [95:5] v/v en un vaso de precipitados y se le añaden al producto anterior unos 5 g de acetato de lanreotida y se mezcla con una espátula. A continuación, se le añade el resto de acetato de lanreotida (hasta 29,50 g) mientras se mezcla suavemente con una espátula, y se le añade el resto de la mezcla a.p.i.:NMP [95:5] v/v (hasta 12,15 g) y se mezcla con una espátula. Se aplica un excedente del 1 % para ponderar los disolventes.
Este producto hidratado se transfiere en una jeringa de acero inoxidable de 50 ml. Esta jeringa se conecta a otra jeringa de acero inoxidable de 50 ml por medio de un conector. La homogeneización de la formulación se logra
mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través del conector.
Una vez homogénea, se recoge la formulación en una de las dos jeringas de 50 ml y entonces se divide en alícuotas en jeringas de plástico de 1 ml que llevan acoplada una aguja de 1,2 mm DI x 20 mm L. La aguja está tapada con un protector de aguja. Se preparan dosis individuales de 240 mg de lanreotida.
Cada una de las dosis cargadas en las jeringas se sellan en bolsas de aluminio y se irradian con rayos gamma (dosis >25 kGy).
Ejemplo 1f
Se prepara una composición farmacéutica adecuada para la reconstitución extemporánea de la siguiente manera: Se introducen 10,38 g de acetato de lanreotida en una jeringa de acero inoxidable de 150 ml. Se introducen 24,63 g de ácido acético a 0,2 N en otra jeringa de acero inoxidable de 150 ml.
La jeringa que contiene el ingrediente activo está equipada con una válvula de 2 vías y se le aplica el vacío durante 30 min con una bomba. Una vez que se alcanza un vacío inferior o igual a 0,600 mBar, la jeringa que contiene el ácido acético a 0,2 N se encaja en el puerto libre de la válvula. Luego se abre la válvula para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas y entonces se divide en alícuotas en jeringas de plástico de 2,5 ml aptas para el procedimiento de liofilización y provistas de una punta de cierre Luer.
Se preparan dosis individuales de 500 mg de lanreotida.
Las jeringas destapadas se liofilizan para obtener una torta sólida de lanreotida en forma de polvo.
Después de la liofilización, cada dosis se tapa con un tapón de cierre Luer, se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Paralelamente, se prepara el vehículo para la reconstitución: se mezclan 6,40 g de a.p.i. con 3,60 g de NMP en un matraz aforado. A continuación, la solución se divide en alícuotas en jeringas de plástico de 3,0 ml compatibles con las utilizadas para el producto liofilizado en términos de conectividad de jeringa a jeringa.
Cada dosis de la formulación final se prepara de la siguiente manera:
• conexión de las 2 jeringas,
• hidratación y homogeneización mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas,
• recogida de la formulación en 1 de las 2 jeringas,
• desconexión de las 2 jeringas y acoplamiento de una aguja con cierre Luer para su administración.
Ejemplo 1g
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 103,35 g de a.p.i. con 83,70 g de glicofurol y 12,95 g de ácido acético en una botella de vidrio. Se transfieren 26,38 g de la mezcla a una jeringa de acero inoxidable de 250 ml.
Se introducen 31,72 g de acetato de lanreotida en una jeringa de acero inoxidable de 250 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se aplica el vacío durante 190 min hasta alcanzar un valor inferior o igual a 0,500 mBar. Entonces se conmuta la válvula para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 250 ml y luego se carga en jeringas de plástico de 1,2 ml con una dosis de 240 mg de lanreotida. Las jeringas están tapadas con un protector de aguja. Se preparan 68 dosis individuales de 240 mg de lanreotida a un pH de 5,0.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 27 N a una velocidad de 110 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 240 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1h
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 127,02 g de a.p.i. con 61,88 g de glicofurol y 11,09 g de ácido acético en una botella de vidrio. Se transfieren 36,79 g de la mezcla a una jeringa de acero inoxidable de 250 ml.
Se introducen 32,21 g de acetato de lanreotida en una jeringa de acero inoxidable de 250 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se aplica el vacío durante 120 min hasta alcanzar un valor inferior o igual a 0,500 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 250 ml y luego se carga en jeringas de plástico de 1,2 ml con una dosis de lanreotida de 240 mg. A continuación, las jeringas se tapan con un protector de aguja.
Se preparan 75 dosis individuales de 240 mg de lanreotida con un pH de 4,9.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 29 N a una velocidad de 110 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 240 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1i
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 10,61 g de a.p.i. con 7,64 g de PEG 600 y 1,75 g de ácido acético en una botella de vidrio. Se transfieren 15,52 g de la mezcla a una jeringa de acero inoxidable de 250 ml.
Se introducen 13,38 g de acetato de lanreotida en una jeringa de acero inoxidable de 250 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se aplica el vacío durante 30 min hasta alcanzar un valor inferior o igual a 0,600 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula. Una vez homogénea, la formulación se recoge en una de las dos jeringas de 250 ml y entonces se divide en alícuotas en jeringas de plástico de 1,2 ml. Las jeringas están tapadas con un tapón de goma. Se preparan 19 dosis individuales de 240 mg de lanreotida con un pH de 4,84.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 61,9 N a una velocidad de 175 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 240 mg de lanreotida, y una FIJ de 24 N a una velocidad de 175 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 60 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1i
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 11,51 g de a.p.i. con 6,88 g de PEG 600 y 1,61 g de ácido acético en una botella de vidrio. Se transfieren 17,79 g de la mezcla a una jeringa de acero inoxidable de 250 ml.
Se introducen 12,71 g de acetato de lanreotida en una jeringa de acero inoxidable de 250 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se aplica el vacío durante 30 min hasta alcanzar un valor inferior o igual a 0,600 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula. Una vez homogénea, la formulación se recoge en una de las dos jeringas de 250 ml y se divide entonces en alícuotas en jeringas de plástico de 1,2 ml. Las jeringas están tapadas con un tapón de goma. Se preparan 19 dosis individuales de 240 mg de lanreotida con un pH de 4,68.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 29,7 N a una velocidad de 175 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 240 mg de lanreotida, y una FIJ de 15,6 N a una velocidad de 175 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 60 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1k
Una composición farmacéutica se prepara con un sistema de doble jeringa y vacío de la siguiente manera:
Se mezclan 18,19 g de a.p.i. con 9,27 g de PEG 600 y 2,54 g de ácido acético en una botella de vidrio. Se transfieren 20,42 g de la mezcla a una jeringa de acero inoxidable de 250 ml.
Se introducen 14,58 g de acetato de lanreotida en una jeringa de acero inoxidable de 250 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se le aplica el vacío durante 30 min hasta alcanzar un valor inferior o igual a 0,600 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 250 ml y entonces se divide en alícuotas en jeringas de plástico de 1,2 ml. Las jeringas están tapadas con un tapón de goma. Se preparan 24 dosis individuales de 240 mg de lanreotida con un pH de 4,65.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 34,7 N a una velocidad de 175 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 240 mg de lanreotida, y una FIJ de 19,9 N a una velocidad de 175 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 60 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1l
Una composición farmacéutica se prepara con un sistema de doble jeringa de la siguiente manera:
Se disuelven 0,09 g de metionina en 9,74 g de a.p.i. en una botella de vidrio. Se añaden a la solución 8,44 g de glicofurol y 1,73 g de ácido acético. Se transfieren 4,28 g de la mezcla a una jeringa de acero inoxidable de 20 ml. Se introducen 5,22 g de acetato de lanreotida en una jeringa de acero inoxidable de 20 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se le aplica el vacío durante 30 min hasta alcanzar un valor inferior o igual a 0,500 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 20 ml y luego se carga en jeringas de plástico de 1,2 ml con una dosis de 240 mg de lanreotida. Las jeringas están tapadas con un protector de aguja.
Se preparan 13 dosis individuales de 240 mg de lanreotida con un pH de 5,11.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 24 N a una velocidad de 110 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 240 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsas de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Ejemplo 1m
Se preparan 2 lotes de una composición farmacéutica (B17 y B18) mediante un sistema de doble jeringa y vacío tal como sigue.
Lote B17
Se prepara un primer sublote.
Se mezclan 122,83 g de a.p.i. con 87,19 g de glicofurol y 16,53 g de ácido acético en una botella de vidrio. Se transfieren 113,19 g de la mezcla a una jeringa de acero inoxidable de 750 ml.
Se introducen 122,20 g de acetato de lanreotida en una jeringa de acero inoxidable de 750 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se le aplica el vacío durante 120 min hasta alcanzar un valor inferior o igual a 0,500 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 750 ml.
Se prepara un segundo sublote:
Se mezclan 122,80 g de a.p.i. con 87,01 g de glicofurol y 16,53 g de ácido acético en una botella de vidrio. Se transfieren 113,19 g de la mezcla a una jeringa de acero inoxidable de 750 ml.
Se introducen 122,40 g de acetato de lanreotida en una jeringa de acero inoxidable de 750 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se le aplica el vacío durante 120 min hasta alcanzar un valor inferior o igual a 0,500 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 750 ml.
Ambos sublotes se mezclan y homogeneizan mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas a través de la válvula y luego se llenan jeringas de plástico de 1,2 ml con una dosis de lanreotida de 450 mg. A continuación, las jeringas se tapan con un protector de aguja.
Se preparan 279 dosis individuales de 450 mg de lanreotida con un pH de 4,9.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 20 N a una velocidad de 110 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 450 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
Lote B18
Se mezclan 121,73 g de a.p.i. con 86,40 g de glicofurol y 16,41 g de ácido acético en una botella de vidrio. Se transfieren 112,32 g de la mezcla a una jeringa de acero inoxidable de 750 ml.
Se introducen 121,30 g de acetato de lanreotida en una jeringa de acero inoxidable de 750 ml. Mediante un émbolo de plástico y una espátula, se compacta suavemente el principio activo introducido en la jeringa.
Ambas jeringas están equipadas con una válvula de 3 vías. Se aplica el vacío a la jeringa que contiene el ingrediente activo mediante una bomba conectada a través de la válvula de 3 vías.
Se le aplica el vacío durante 120 min hasta alcanzar un valor inferior o igual a 0,500 mBar. La válvula se conmuta entonces para conectar ambas jeringas e iniciar la hidratación del ingrediente activo. La homogeneización de la formulación se logra mediante un procedimiento de amasado por vaivén (push-pull) entre las 2 jeringas y a través de la válvula.
Una vez homogénea, la formulación se recoge en una de las dos jeringas de 750 ml y luego se carga en jeringas de plástico de 1,2 ml con una dosis de lanreotida de 270 mg. A continuación, las jeringas se tapan con un protector de aguja.
Se preparan 278 dosis individuales de 270 mg de lanreotida con un pH de 4,9.
Esta composición según la presente invención presenta una fuerza de inyección máxima definida por una FIJ de 16 N a una velocidad de 110 mm/min cuando se comprueba con el método definido anteriormente con una dosis de 270 mg de lanreotida.
Cada dosis cargada en las jeringas se sella en una bolsa de aluminio y se irradia con rayos gamma (dosis >25 kGy).
2- Estudios farmacocinéticos (PK)
Ejemplo 2a
La composición farmacéutica identificada como B1 en el ejemplo 1a se inyecta en un perro a una dosis de 240 mg de lanreotida.
Se utilizan un total de 6 perros Beagle macho de 16-23 kg de masa corporal al comienzo del estudio. Se mantienen con libre acceso a una dieta estándar seca y a agua potable. La administración a los animales por vía subcutánea en el área interescapular la hace personal capacitado.
Se obtienen muestras de sangre, a través de las venas cefálicas antes de la inyección (tiempo 0), 15 y 30 min, 1, 2, 4, 8 y 10 h, 1,2, 3, 7, 10, 14, 21 y 28 días, y luego una vez cada 9-11 días (incluidos si es posible 56 y 84 días) hasta completar el experimento cuando la cantidad de lanreotida resulta indetectable.
Las muestras de sangre se mantienen a temperatura ambiente durante un mínimo de 30 min y luego se centrifugan (1600 g durante 20 min a 4 °C) en la centrífuga.
La concentración sérica de la lanreotida se determina mediante un método de radioinmunoensayo (RIA) validado que implica la preparación de curvas estándares calibradas y la inclusión de muestras de control de calidad. El límite de cuantificación es de 80 pg • ml-1.
Se aplica un análisis farmacocinético no compartimental del perfil de concentración sérica-tiempo real individual mediante el software WinNonlin v5.2 para obtener al menos los siguientes parámetros: concentración sérica máxima (Cmáx), tiempo hasta el máximo (Tmáx), área bajo la curva de tiempo-concentración de 0 a t (AUCt) y tiempo medio de residencia de 0 a t (MRTt).
Los perfiles farmacocinéticos de la media ± DE (desviación estándar) resultantes obtenidos en los perros se presentan en la figura 3. Este estudio PK demuestra las propiedades de liberación sostenida (SR) de esta composición.
Ejemplo 2b
La composición farmacéutica que contiene el 32,9 % de lanreotida y el 40,2 % de propilenglicol [acetato y a.p.i. c.s.p. el 100 %] se inyecta en los perros a una dosis de 60 mg de lanreotida.
Se utilizan un total de 3 perros Beagle macho de 16-23 kg de masa corporal. Se mantienen con libre acceso a una dieta estándar seca y a agua potable. La administración a los animales por vía subcutánea en el área interescapular la hace personal capacitado.
Se obtienen muestras de sangre a través de las venas cefálicas antes de la inyección (tiempo 0), 15 y 30 min, 1,2, 4, 8 y 10 h, 1,2, 3, 7, 10, 14, 17, 21, 24 y 28 días, y luego una vez cada 9-11 días (incluidos si es posible 56 y 84 días) hasta completar el experimento cuando la concentración de lanreotida resulta indetectable.
Las muestras de sangre se mantienen a temperatura ambiente durante un mínimo de 30 min y luego se centrifugan (1600 g durante 20 min a 4 °C) en la centrífuga.
La concentración sérica de la lanreotida se determina mediante un método RIA validado que implica la preparación de curvas estándares calibradas y la inclusión de muestras de control de calidad. El límite de cuantificación es de 80 pg • ml-1.
Se aplica un análisis farmacocinético no compartimental del perfil de concentración sérica-tiempo real individual mediante el software WinNonlin v5.2 para obtener al menos los siguientes parámetros: concentración sérica máxima (Cmáx), tiempo hasta el máximo (Tmáx), área bajo la curva de tiempo-concentración de 0 a t (AUCt) y tiempo medio de residencia de 0 a t (MRTt).
Los perfiles farmacocinéticos de media ± DE resultantes obtenidos en los perros se presentan en la figura 4. Este estudio PK demuestra las propiedades de liberación sostenida (SR) de esta composición.
Ejemplo 2c
Las composiciones farmacéuticas identificadas en los ejemplos 1g (G1) y 1h (G2) se inyectan en los perros a una dosis de 240 mg de lanreotida. Estas composiciones se describen en la tabla 2.
Tabla 2

Al comienzo del estudio se utilizan un total de 12 perros Beagle (6 machos y 6 hembras) de 9-14 kg de masa corporal por formulación. Se mantienen con libre acceso a una dieta estándar seca y a agua potable. La administración a los animales por vía subcutánea en el área interescapular la hace personal capacitado.
Se obtienen muestras de sangre de animales no anestesiados por venopunción directa de la vena yugular antes de la inyección (tiempo 0), 15 y 30 min, 1,2, 4, 8 y 12 h, 1, 1,5, 2, 2,5, 3, 4, 5, 7, 10, 14, 21, 28, 35, 42, 49, 56, 63, 70, 77, 84, 90, 105, 119, 135, 150, 165 y 180 días después de la administración.
Las muestras de sangre se mantienen a temperatura ambiente durante un mínimo de 30 min y luego se centrifugan (1600 g durante 20 min a 4 °C) en la centrífuga.
La concentración sérica de la lanreotida se determina mediante un método RIA validado que implica la preparación de curvas estándares calibradas y la inclusión de muestras de control de calidad. El límite de cuantificación es de 80 pg • ml-1.
Se aplica un análisis farmacocinético no compartimental del perfil de concentración sérica-tiempo real individual mediante el software WinNonlin v5.2 para obtener al menos los siguientes parámetros: concentración sérica máxima (Cmáx), tiempo hasta el máximo (Tmáx), área bajo la curva de tiempo-concentración de 0 a t (AUCt) y tiempo medio de residencia de 0 a t (MRTt).
Los perfiles farmacocinéticos de media ± DE resultantes obtenidos en los perros para cada formulación, es decir, G1 y G2, se presentan en las figuras 5 y 6. Este estudio PK demuestra las propiedades de liberación sostenida (SR) de estas composiciones.
Los datos se han normalizado a 15 kg de peso corporal de perro. Los perros que mostraron secreción durante el experimento o anticuerpos putativos en el suero asociados a la lanreotida se retiraron para el análisis.
Ejemplo 2d
Las composiciones farmacéuticas identificadas en los ejemplos 1i (F1), 1j (F2) y 1k (F3) se inyectan en los perros a una dosis de 240 mg de lanreotida. Estas composiciones se describen en la tabla 3.
Tabla 3

Al comienzo del estudio se utilizan un total de 12 perros Beagle (6 machos y 6 hembras) de 7-13 kg de masa corporal
por formulación. Se mantienen con libre acceso a una dieta estándar seca y a agua potable. La administración a los animales por vía subcutánea en el área interescapular la hace personal capacitado.
Se obtienen muestras de sangre de cada perro a través de las venas yugulares antes de la inyección (tiempo 0), 15 y 30 min, 1,2, 4, 8 y 12 h, 1, 1,5, 2, 2,5, 3, 4, 5, 7, 10, 14, 21,28, 35, 42, 49, 56, 63, 70, 77, 84, 90, 105, 120, 135, 150, 165 y 180 días después de la administración.
Las muestras de sangre se mantienen a temperatura ambiente durante un mínimo de 30 min y luego se centrifugan (1600 g durante 20 min a 4 °C) en la centrífuga.
La concentración sérica de la lanreotida se determina mediante un método RIA validado que implica la preparación de curvas estándares calibradas y la inclusión de muestras de control de calidad. El límite de cuantificación es de 80 pg • ml-1.
Se aplica un análisis farmacocinético no compartimental del perfil de concentración sérica-tiempo real individual mediante el software WinNonlin v5.2 para obtener al menos los siguientes parámetros: concentración sérica máxima (Cmáx), tiempo hasta el máximo (Tmáx), área bajo la curva de tiempo-concentración de 0 a t (AUCt) y tiempo medio de residencia de 0 a t (MRTt).
Los perfiles farmacocinéticos de media ± DE resultantes obtenidos en perros para cada formulación, es decir, F1, F2 y F3, se presentan en las figuras 7 y 8. Este estudio PK demuestra las propiedades de liberación sostenida (SR) de estas composiciones.
Los datos se han normalizado a 15 kg de masa corporal de perro. Los perros que mostraron secreción durante el experimento o anticuerpos putativos en el suero asociados a la lanreotida se retiraron para el análisis.
Ejemplo 2e
La composición farmacéutica identificada en el ejemplo 1 m (G3, lotes B17 y B18) se inyecta en los perros a una dosis de 270 y 450 mg de lanreotida. Esta composición se presenta en la tabla 4.
Tabla 4

Al comienzo del estudio se utilizan un total de 16 perros Beagle (8 machos y 8 hembras) de 7 a 12 kg de masa corporal por formulación. Se mantienen con libre acceso a una dieta estándar seca y a agua potable. La administración a los animales por vía subcutánea en el área interescapular la hace personal capacitado.
Se obtienen muestras de sangre de animales no anestesiados por venopunción directa de la vena yugular antes de la inyección (tiempo 0), 15 y 30 min, 1,2, 4, 8 y 12 h, 1, 1,5, 2, 2,5, 3, 4, 5, 7, 10, 14, 21, 28, 35, 42, 49, 56, 63, 70, 77, 84, 90, 105, 119 después de la administración.
Las muestras de sangre se mantienen a temperatura ambiente durante un mínimo de 30 min y luego se centrifugan (1600 g durante 20 min a 4 °C) en la centrífuga.
La concentración sérica de lanreotida se determina mediante un método RIA validado que implica la preparación de curvas estándares calibradas y la inclusión de muestras de control de calidad. El límite de cuantificación es de 80 pg • ml-1.
Se aplica un análisis farmacocinético no compartimental del perfil de concentración sérica-tiempo real individual mediante el programa WinNonlin v5.2 para obtener al menos los siguientes parámetros: concentración sérica máxima (Cmáx), tiempo hasta el máximo (Tmáx), área bajo la curva de tiempo-concentración de 0 a t (AUCt) y tiempo medio de residencia de 0 a t (MRTt).
Los perfiles farmacocinéticos de la media ± DE resultantes obtenidos en los perros para cada dosis de lanreotida, es decir, 270 y 450 mg, se presentan en la figura 9 (perfiles séricos de la lanreotida determinados en los perros Beagle tras la administración s.c. única de la formulación G3 a las dosis teóricas de 270 y 450 mg de péptido puro por perro). Este estudio PK demuestra las propiedades de liberación sostenida (SR) de estas composiciones.
Los datos se han normalizado a 15 kg de masa corporal del perro. Los perros que mostraron secreción durante el experimento o anticuerpos putativos en suero asociados a la lanreotida se retiraron para el análisis.
3- Estudio de estabilidad
Ejemplo 3a (formulación con NMP)
Las composiciones farmacéuticas de la presente invención son estables cuando se comprueban a lo largo del tiempo tras el almacenamiento en las condiciones recomendadas de 5 °C.
Se inicia un estudio de estabilidad de las composiciones farmacéuticas identificadas como B2 en el ejemplo 1a a 5 °C y 25 °C / 60 % HR (HR: humedad relativa). La composición farmacéutica se almacena en jeringas precargadas. Los datos de estabilidad se muestran en la tabla 5 y en la tabla 6.
Tabla 5: datos de estabilidad a 5 ± 3 °C
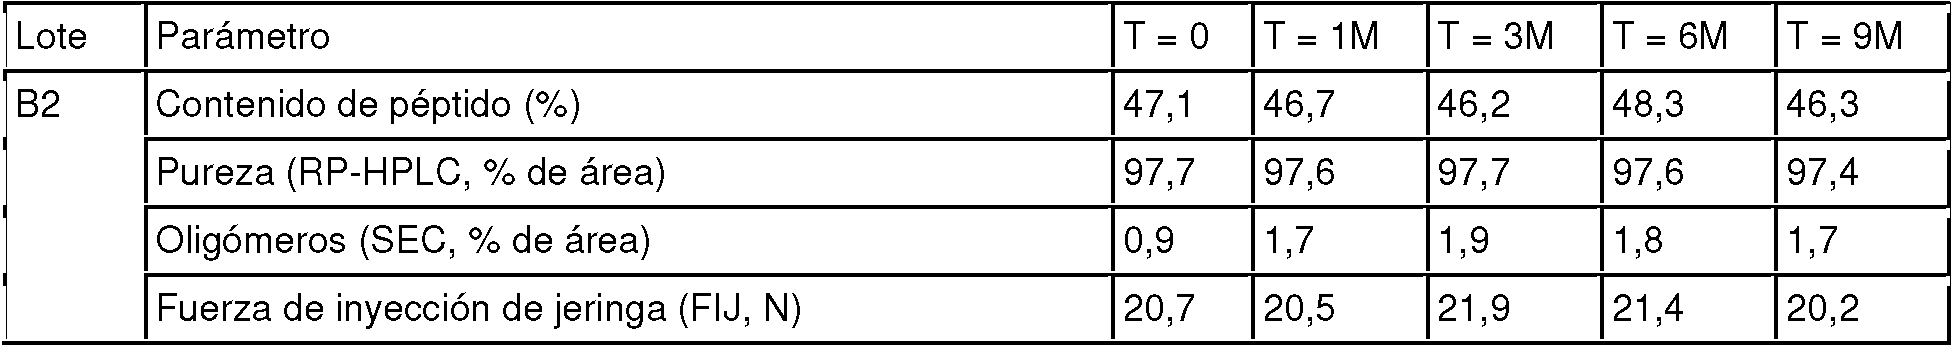
Tabla 6: datos de estabilidad a 25 ± 2° C / 60 ± 5 % HR

Ejemplo 3b (formulaciones con PEG)
Se generaron los resultados de la estabilidad en 3 formulaciones diferentes de lanreotida con PEG de 3 meses [F1 (a una dosis de 60 mg de lanreotida), F2 (a una dosis de 60 mg de lanreotida) y F3 (a una dosis de 60 mg de lanreotida)] almacenadas en la condición recomendada de 5 °C durante un período de 9 meses. Algunas jeringas también se almacenaron en las condiciones de temperatura acelerada a 25 °C/60 % de HR. Los datos representativos a 5 °C se proporcionan en la tabla 7.
Basado en los datos de la estabilidad en tiempo real de 9 meses, se propone una vida útil provisional de 18 meses a 2-8 °C para las formulaciones de lanreotida con PEG de 3 meses.
Tabla 7: datos de estabilidad a 5 °C

Ejemplo 3c (formulaciones con glicofurol)
Se seleccionaron 2 formulaciones diferentes de lanreotida con glicofurol de 3 meses (G1: 47,5 % de IFA y G2: 40 % de IFA) para un estudio de estabilidad acelerado basado en la metodología de Arrhenius. Este estudio fue diseñado para determinar la cinética de la degradación en diferentes condiciones de almacenamiento durante un período de corta duración.
Los lotes se almacenaron durante un período de 10 a 15 días en 3 condiciones de almacenamiento diferentes que oscilaron entre 40 °C y 55 °C. Los resultados se proporcionan en la tabla 8.
Tabla 8: Predicciones de Arrhenius basadas en la suma de las impurezas totales >0,1 %

Según los datos obtenidos durante este estudio de Arrhenius, se observaron tasas de degradación similares a 5 °C para las formulaciones G1 y G2. En ambos casos, la predicción de vida útil basada en la tasa de degradación observada respalda una predicción de vida útil de aproximadamente 24 meses. Este estudio de investigación llevado a cabo en las condiciones de temperatura acelerada demostró la adecuada estabilidad de las formulaciones propuestas a base de glicofurol.
Las tres formulaciones diferentes de lanreotida con glicofurol (G1: 47,5 % (p/p) de lanreotida, G2: 40 % (p/p) de lanreotida y G3: 44 % (p/p) de lanreotida) se seleccionaron para un estudio de estabilidad a 5 °C. Los resultados se proporcionan en las tablas 9 a 11 que vienen a continuación.
Tabla 9: Datos de la estabilidad en las condiciones de 5 °C (formulación G1)

Tabla 10: Datos de la estabilidad en las condiciones de 5 °C (formulación G2)

Tabla 11: Datos de la estabilidad en las condiciones de 5 °C (formulación G3)

La concentración media de la lanreotida se realiza mediante HPLC con un método de fase inversa utilizando una fase estacionaria C18 con elución en gradiente. El análisis cuantitativo se lleva a cabo con un estándar externo con el que comparar el área del pico (Columna: Symetry C18100 mm x 4,6 mm; 3,5 pm o equivalente; caudal: 1 ml/min; detección UV a 280 nm; fase móvil: mezcla de acetonitrilo/agua/ácido trifluoroacético; patrón de referencia y diluyente de muestra: ácido acético a 0,1 M).
Las impurezas se analizan con el mismo método que para la determinación de la concentración media. La cantidad de una impureza presente en una muestra se calcula a partir del área del pico de la impureza en relación con el área del pico de lanreotida. Se utiliza un factor de respuesta relativo de 1. Las impurezas totales se expresan como la suma de los valores de impurezas superiores al 0,1 %.
Claims (16)
1. Composición farmacéutica de liberación sostenida de un principio activo durante al menos 2 meses, que comprende:
- lanreotida como principio activo y presente a una concentración que oscila entre el 40 y el 50 % en peso con respecto al peso total de la composición, en donde la cantidad de lanreotida expresada en porcentaje en la composición se refiere a la lanreotida en forma de base libre,
- un codisolvente hidrosoluble presente a una concentración que oscila entre el 10 y el 25 % en peso con respecto al peso total de la composición, y seleccionado entre N-metil-2-pirrolidona (NMP), propilenglicol, glicerol, polietilenglicoles (PEG) de bajo peso molecular, glicofurol, etanol y una mezcla de los mismos,
- un modificador de pH que es diferente del codisolvente,
- agua,
en donde el pH oscila entre 4,0 y 7,5.
2. Composición farmacéutica según la reivindicación 1, en la que la lanreotida está presente a una concentración que oscila entre el 42 y el 48 % en peso con respecto al peso total de la composición.
3. Composición farmacéutica según la reivindicación 1, en la que la lanreotida se encuentra en forma de sal.
4. Composición farmacéutica según la reivindicación 1, en la que lanreotida se presenta en forma de acetato de lanreotida.
5. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, en la que el pH oscila entre 4,0 y 6,0, y más preferiblemente entre 4,8 y 5,4.
6. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, en donde el modificador de pH se selecciona de ácido acético, ácido cítrico, ácido láctico, ácido fosfórico, ácido clorhídrico, ácido esteárico y ácido pamoico.
7. Composición farmacéutica según la reivindicación 1, en la que el codisolvente se selecciona entre N-metil-2-pirrolidona (NMP), PEG de bajo peso molecular, glicofurol y mezclas de los mismos.
8. Composición farmacéutica según la reivindicación 1, en la que el codisolvente es glicofurol.
9. Composición farmacéutica según la reivindicación 1, en la que el codisolvente es el glicofurol y está presente a una concentración que oscila entre el 16 y el 22 % en peso con respecto al peso total de la composición.
10. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, que está exenta de cualquier (co)polímero no hidrosoluble, biocompatible y/o biodegradable.
11. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, que contiene otros aditivos seleccionados entre estabilizantes, antioxidantes y tensioactivos.
12. Composición farmacéutica según la reivindicación 11, en la que la cantidad en peso de estos aditivos es inferior al 5,0 % de la composición farmacéutica, preferiblemente inferior al 1,0 %.
13. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, para una liberación sostenida de al menos 2 a 6 meses en los humanos.
14. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, para una liberación sostenida de al menos 3 meses en los humanos.
15. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, para uso en el tratamiento de acromegalia o de TNE.
16. Composición farmacéutica según cualquiera de las reivindicaciones anteriores, con una inyectabilidad definida por una FIJ que oscila entre 5 y 50 N cuando se comprueba con una dosis de hasta 500 mg de lanreotida, y preferiblemente entre 10 y 35 N.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP13290156.2A EP2823808A1 (en) | 2013-07-09 | 2013-07-09 | Pharmaceutical composition for a sustained release of lanreotide |
| PCT/EP2014/064586 WO2015004125A1 (en) | 2013-07-09 | 2014-07-08 | Pharmaceutical composition for a sustained release of lanreotide |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2928676T3 true ES2928676T3 (es) | 2022-11-21 |
Family
ID=48832841
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES14736812T Active ES2928676T3 (es) | 2013-07-09 | 2014-07-08 | Composición farmacéutica para una liberación sostenida de lanreotida |
Country Status (20)
| Country | Link |
|---|---|
| US (1) | US10543249B2 (es) |
| EP (2) | EP2823808A1 (es) |
| JP (2) | JP2016523945A (es) |
| KR (1) | KR102232410B1 (es) |
| CN (1) | CN105392470A (es) |
| AR (1) | AR096854A1 (es) |
| AU (1) | AU2014289332B2 (es) |
| CA (1) | CA2917098A1 (es) |
| DK (1) | DK3035912T3 (es) |
| EA (1) | EA034224B1 (es) |
| ES (1) | ES2928676T3 (es) |
| HU (1) | HUE060497T2 (es) |
| IL (1) | IL243027A0 (es) |
| MX (1) | MX367926B (es) |
| PL (1) | PL3035912T3 (es) |
| PT (1) | PT3035912T (es) |
| SG (1) | SG11201510698QA (es) |
| TW (1) | TWI715520B (es) |
| UA (1) | UA116569C2 (es) |
| WO (1) | WO2015004125A1 (es) |
Families Citing this family (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN109381695A (zh) * | 2017-08-09 | 2019-02-26 | 武汉武药科技有限公司 | 一种门冬氨酸帕瑞肽注射液及其制备方法和用途 |
| FR3079421B1 (fr) | 2018-03-28 | 2024-11-15 | Edix Sa | Presentations injectables, seringues et compositions a liberation prolongee et/ou controlee de lanreotide |
| RS62754B1 (sr) | 2019-10-24 | 2022-01-31 | Sun Pharmaceutical Ind Ltd | Stabilan parenteralni dozni oblik cetroreliks acetata |
| LU101974B1 (en) | 2020-08-07 | 2022-02-07 | Pharmathen Sa | Process and apparatus for preparing viscous pharmaceutical formulations |
| GR1010059B (el) * | 2020-08-10 | 2021-08-13 | Φαρματεν Α.Β.Ε.Ε. | Διαδικασια και συσκευη για την παρασκευη παχυρευστων φαρμακοτεχνικων μορφων |
| DK4192427T3 (da) | 2020-08-07 | 2026-02-16 | Pharmathen Sa | Fremgangsmåde og apparat til fremstilling af viskøse farmaceutiske formuleringer |
| MX2024006112A (es) * | 2021-11-22 | 2024-07-30 | SpecGx LLC | Composicion farmaceutica inyectable de liberacion sostenida. |
| WO2026006394A1 (en) * | 2024-06-26 | 2026-01-02 | Loyal Animal Health, Inc. | Somatostatin analogs and compositions and uses thereof |
Family Cites Families (26)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US271189A (en) * | 1883-01-23 | beals | ||
| CN101590011A (zh) * | 1994-09-02 | 2009-12-02 | 科学研究与运用咨询公司 | 肽从药物组合物中的持续释放 |
| US5595760A (en) * | 1994-09-02 | 1997-01-21 | Delab | Sustained release of peptides from pharmaceutical compositions |
| CZ433898A3 (cs) * | 1996-07-03 | 1999-04-14 | Alza Corporation | Nevodné protické peptidové formulace |
| FR2762319A1 (fr) | 1997-04-18 | 1998-10-23 | Pharma Biotech | Microcapsules presentant une liberation prolongee et leur procede de preparation |
| FR2776520B1 (fr) | 1998-03-25 | 2000-05-05 | Sod Conseils Rech Applic | Nouvelles compositions pharmaceutiques destinees a la liberation prolongee de peptides et leur procede de preparation |
| IT1318539B1 (it) * | 2000-05-26 | 2003-08-27 | Italfarmaco Spa | Composizioni farmaceutiche a rilascio prolungato per lasomministrazione parenterale di sostanze idrofile biologicamente |
| US7098305B2 (en) | 2001-09-06 | 2006-08-29 | Ardana Bioscience Limited | Sustained release of microcrystalline peptide suspensions |
| CN1415378A (zh) | 2002-10-22 | 2003-05-07 | 南京长澳医药科技有限公司 | 生长抑素冻干粉针及其制备工艺 |
| US20040247672A1 (en) | 2003-05-16 | 2004-12-09 | Alkermes Controlled Therapeutics, Inc. | Injectable sustained release compositions |
| KR101149454B1 (ko) * | 2004-08-24 | 2012-05-25 | 간가와 겐지 | 생리활성 펩티드의 액상 제제 |
| AU2005316545A1 (en) * | 2004-12-15 | 2006-06-22 | Qlt Usa, Inc. | Sustained delivery formulations of octreotide compounds |
| GB0428151D0 (en) * | 2004-12-22 | 2005-01-26 | Novartis Ag | Organic compounds |
| KR100983746B1 (ko) * | 2005-01-14 | 2010-09-24 | 카무러스 에이비 | 소마토스타틴 유사 제형 |
| US8158152B2 (en) | 2005-11-18 | 2012-04-17 | Scidose Llc | Lyophilization process and products obtained thereby |
| GB0711656D0 (en) | 2007-06-15 | 2007-07-25 | Camurus Ab | Formulations |
| FI120057B (fi) * | 2007-07-13 | 2009-06-15 | Andritz Oy | Laite ja menetelmä lipeäruiskun puhdistamiseksi ja jäähdyttämiseksi |
| CA2710406A1 (en) | 2007-09-11 | 2009-04-09 | Dorian Bevec | Use of a peptide as a therapeutic agent |
| US20090181068A1 (en) * | 2008-01-14 | 2009-07-16 | Dunn Richard L | Low Viscosity Liquid Polymeric Delivery System |
| EP2247282B1 (en) * | 2008-01-30 | 2014-08-20 | Novartis AG | Sustained release formulation comprising octreotide and three linear polylactide-co-glycolide polymers |
| PL2323623T3 (pl) | 2008-08-12 | 2017-04-28 | Novartis Ag | Kompozycje farmaceutyczne |
| EP2168983A1 (fr) | 2008-09-30 | 2010-03-31 | Ipsen Pharma | Nouveaux composés octapeptidiques et leur utilisation thérapeutique |
| CN102245168B (zh) * | 2008-12-15 | 2013-06-19 | 诺瓦提斯公司 | 纳米粒组合物 |
| EP2408472A4 (en) * | 2009-03-18 | 2013-01-02 | Univ Leland Stanford Junior | USE OF SOMATOSTATIN OR ANALOG IN COMBINATION WITH EXTERNAL RADIOTHERAPY |
| BR112012017435A2 (pt) | 2010-01-13 | 2020-08-25 | Ipsen Pharma S.A.S | processo para a preparação de composições farmacêuticas para a liberação sustentada de análogos de somatostatina |
| CN104093399B (zh) * | 2011-12-05 | 2018-03-13 | 卡穆鲁斯公司 | 鲁棒性控释肽制剂 |
-
2013
- 2013-07-09 EP EP13290156.2A patent/EP2823808A1/en not_active Ceased
-
2014
- 2014-07-08 WO PCT/EP2014/064586 patent/WO2015004125A1/en not_active Ceased
- 2014-07-08 EA EA201690191A patent/EA034224B1/ru not_active IP Right Cessation
- 2014-07-08 HU HUE14736812A patent/HUE060497T2/hu unknown
- 2014-07-08 KR KR1020167003036A patent/KR102232410B1/ko active Active
- 2014-07-08 DK DK14736812.0T patent/DK3035912T3/da active
- 2014-07-08 ES ES14736812T patent/ES2928676T3/es active Active
- 2014-07-08 SG SG11201510698QA patent/SG11201510698QA/en unknown
- 2014-07-08 AR ARP140102537A patent/AR096854A1/es not_active Application Discontinuation
- 2014-07-08 EP EP14736812.0A patent/EP3035912B1/en active Active
- 2014-07-08 CN CN201480038507.4A patent/CN105392470A/zh active Pending
- 2014-07-08 PT PT147368120T patent/PT3035912T/pt unknown
- 2014-07-08 TW TW103123446A patent/TWI715520B/zh active
- 2014-07-08 JP JP2016524794A patent/JP2016523945A/ja active Pending
- 2014-07-08 US US14/903,010 patent/US10543249B2/en active Active
- 2014-07-08 AU AU2014289332A patent/AU2014289332B2/en active Active
- 2014-07-08 MX MX2016000294A patent/MX367926B/es active IP Right Grant
- 2014-07-08 PL PL14736812.0T patent/PL3035912T3/pl unknown
- 2014-07-08 CA CA2917098A patent/CA2917098A1/en not_active Abandoned
- 2014-08-07 UA UAA201601113A patent/UA116569C2/uk unknown
-
2015
- 2015-12-21 IL IL243027A patent/IL243027A0/en unknown
-
2019
- 2019-02-25 JP JP2019032085A patent/JP6811270B2/ja active Active
Also Published As
| Publication number | Publication date |
|---|---|
| WO2015004125A1 (en) | 2015-01-15 |
| HUE060497T2 (hu) | 2023-03-28 |
| EA201690191A1 (ru) | 2016-06-30 |
| EP3035912A1 (en) | 2016-06-29 |
| SG11201510698QA (en) | 2016-01-28 |
| PL3035912T3 (pl) | 2022-12-05 |
| JP2019073564A (ja) | 2019-05-16 |
| US20160151447A1 (en) | 2016-06-02 |
| IL243027A0 (en) | 2016-02-29 |
| EP2823808A1 (en) | 2015-01-14 |
| US10543249B2 (en) | 2020-01-28 |
| DK3035912T3 (da) | 2022-10-03 |
| CA2917098A1 (en) | 2015-01-15 |
| AU2014289332A1 (en) | 2016-02-11 |
| JP6811270B2 (ja) | 2021-01-13 |
| KR20160030232A (ko) | 2016-03-16 |
| UA116569C2 (uk) | 2018-04-10 |
| KR102232410B1 (ko) | 2021-03-29 |
| EA034224B1 (ru) | 2020-01-20 |
| JP2016523945A (ja) | 2016-08-12 |
| AR096854A1 (es) | 2016-02-03 |
| MX2016000294A (es) | 2016-04-28 |
| TW201536346A (zh) | 2015-10-01 |
| MX367926B (es) | 2019-09-12 |
| EP3035912B1 (en) | 2022-08-31 |
| AU2014289332B2 (en) | 2019-07-11 |
| CN105392470A (zh) | 2016-03-09 |
| PT3035912T (pt) | 2022-10-26 |
| TWI715520B (zh) | 2021-01-11 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP6811270B2 (ja) | ランレオチドの持続放出用の医薬組成物 | |
| US10646572B2 (en) | Pharmaceutical compositions with enhanced stability | |
| ES2274348T3 (es) | Sistema de inyeccion adecuado para la adminsitracion de composiciones farmaceuticas semisolidas de liberacion lenta de sales peptidas gelificables. | |
| ES2201306T3 (es) | Formulaciones peptidicas proticas no acuosas. | |
| ES2600797T3 (es) | Composiciones farmacéuticas | |
| ES2327913T3 (es) | Formulaciones de medicamentos de liberacion sostenida que contienen un peptido portador. | |
| CN104105479A (zh) | 鲁棒性控释制剂 | |
| WO2016059592A1 (en) | Stable injectable composition of peptide drugs and process for its preparation | |
| US11717555B2 (en) | Pharmaceutical compositions having a selected release duration | |
| ES2966127T3 (es) | Presentaciones inyectables, jeringas y composiciones de liberación prolongada y/o controlada de lanreotida | |
| HK1226315A1 (en) | Pharmaceutical composition for a sustained release of lanreotide | |
| HK1226315B (en) | Pharmaceutical composition for a sustained release of lanreotide | |
| NZ766167B2 (en) | Pharmaceutical compositions having a selected release duration |