ES2929799T3 - Compuestos que contienen resto de 2-oxo-1,3,4-tiadiazinan-3-ilo con actividad agonista del receptor EP4 - Google Patents
Compuestos que contienen resto de 2-oxo-1,3,4-tiadiazinan-3-ilo con actividad agonista del receptor EP4 Download PDFInfo
- Publication number
- ES2929799T3 ES2929799T3 ES18893819T ES18893819T ES2929799T3 ES 2929799 T3 ES2929799 T3 ES 2929799T3 ES 18893819 T ES18893819 T ES 18893819T ES 18893819 T ES18893819 T ES 18893819T ES 2929799 T3 ES2929799 T3 ES 2929799T3
- Authority
- ES
- Spain
- Prior art keywords
- formula
- compound
- mixture
- added
- salt
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 150000001875 compounds Chemical class 0.000 title claims abstract description 518
- 230000000694 effects Effects 0.000 title abstract description 25
- 101150109738 Ptger4 gene Proteins 0.000 title abstract description 4
- -1 2-oxo-1,3,4-thiadiazinan-3-yl moiety Chemical group 0.000 title description 84
- 239000000018 receptor agonist Substances 0.000 title description 13
- 229940044601 receptor agonist Drugs 0.000 title description 13
- 239000003814 drug Substances 0.000 claims abstract description 112
- 150000003839 salts Chemical class 0.000 claims abstract description 100
- 239000004480 active ingredient Substances 0.000 claims abstract description 52
- 238000011282 treatment Methods 0.000 claims abstract description 30
- 230000035876 healing Effects 0.000 claims abstract description 24
- 210000000988 bone and bone Anatomy 0.000 claims description 51
- 125000001424 substituent group Chemical group 0.000 claims description 47
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 31
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 claims description 27
- 230000001225 therapeutic effect Effects 0.000 claims description 23
- 125000001309 chloro group Chemical group Cl* 0.000 claims description 17
- 229910052799 carbon Inorganic materials 0.000 claims description 15
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 14
- 230000001737 promoting effect Effects 0.000 claims description 10
- 230000027455 binding Effects 0.000 claims description 9
- 125000004093 cyano group Chemical group *C#N 0.000 claims description 8
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 claims description 8
- 206010061728 Bone lesion Diseases 0.000 claims description 6
- 229910052736 halogen Inorganic materials 0.000 claims description 6
- 150000002367 halogens Chemical class 0.000 claims description 6
- 125000001544 thienyl group Chemical group 0.000 claims description 5
- 125000002541 furyl group Chemical group 0.000 claims description 4
- 125000000335 thiazolyl group Chemical group 0.000 claims description 3
- 208000010392 Bone Fractures Diseases 0.000 abstract description 34
- 239000000556 agonist Substances 0.000 abstract description 12
- 230000011164 ossification Effects 0.000 abstract description 11
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 462
- 239000000203 mixture Substances 0.000 description 268
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 235
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 201
- 238000000034 method Methods 0.000 description 190
- 239000000243 solution Substances 0.000 description 161
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 152
- 239000002904 solvent Substances 0.000 description 137
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 132
- 239000011541 reaction mixture Substances 0.000 description 131
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 117
- 230000002829 reductive effect Effects 0.000 description 110
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 109
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 102
- 238000006243 chemical reaction Methods 0.000 description 100
- 230000014759 maintenance of location Effects 0.000 description 100
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 95
- 239000012044 organic layer Substances 0.000 description 89
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 84
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 81
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 81
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 76
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 60
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 57
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 54
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 52
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 51
- 238000004440 column chromatography Methods 0.000 description 51
- 235000017557 sodium bicarbonate Nutrition 0.000 description 51
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 51
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical class O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 51
- RTZKZFJDLAIYFH-UHFFFAOYSA-N ether Substances CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 50
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 50
- 238000012360 testing method Methods 0.000 description 50
- 206010017076 Fracture Diseases 0.000 description 47
- 238000004809 thin layer chromatography Methods 0.000 description 47
- 238000003556 assay Methods 0.000 description 39
- 229920006395 saturated elastomer Polymers 0.000 description 37
- 239000002585 base Substances 0.000 description 33
- 239000002253 acid Substances 0.000 description 31
- 125000006239 protecting group Chemical group 0.000 description 30
- 239000007858 starting material Substances 0.000 description 30
- 238000003786 synthesis reaction Methods 0.000 description 28
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 27
- 239000000706 filtrate Substances 0.000 description 27
- 239000003960 organic solvent Substances 0.000 description 27
- 229910052763 palladium Inorganic materials 0.000 description 27
- 102000005962 receptors Human genes 0.000 description 27
- 108020003175 receptors Proteins 0.000 description 27
- 230000035484 reaction time Effects 0.000 description 26
- 239000003054 catalyst Substances 0.000 description 25
- 229940079593 drug Drugs 0.000 description 24
- QERYCTSHXKAMIS-UHFFFAOYSA-M thiophene-2-carboxylate Chemical compound [O-]C(=O)C1=CC=CS1 QERYCTSHXKAMIS-UHFFFAOYSA-M 0.000 description 24
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 22
- 238000005259 measurement Methods 0.000 description 22
- 238000002360 preparation method Methods 0.000 description 22
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 22
- 210000004027 cell Anatomy 0.000 description 21
- 238000010511 deprotection reaction Methods 0.000 description 21
- 230000015572 biosynthetic process Effects 0.000 description 20
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 20
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 20
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 19
- 101100084404 Mus musculus Prodh gene Proteins 0.000 description 19
- 235000011054 acetic acid Nutrition 0.000 description 19
- 239000010410 layer Substances 0.000 description 19
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 18
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 18
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 18
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 18
- 229910000024 caesium carbonate Inorganic materials 0.000 description 18
- 239000003795 chemical substances by application Substances 0.000 description 18
- NFHFRUOZVGFOOS-UHFFFAOYSA-N palladium;triphenylphosphane Chemical compound [Pd].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 NFHFRUOZVGFOOS-UHFFFAOYSA-N 0.000 description 18
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 17
- 239000012046 mixed solvent Substances 0.000 description 17
- 239000000126 substance Substances 0.000 description 17
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 16
- 230000009471 action Effects 0.000 description 16
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 16
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 16
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 15
- 125000004432 carbon atom Chemical group C* 0.000 description 15
- 229910001873 dinitrogen Inorganic materials 0.000 description 15
- 239000003446 ligand Substances 0.000 description 15
- 201000010099 disease Diseases 0.000 description 14
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 13
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 13
- RBYGDVHOECIAFC-UHFFFAOYSA-L acetonitrile;palladium(2+);dichloride Chemical compound [Cl-].[Cl-].[Pd+2].CC#N.CC#N RBYGDVHOECIAFC-UHFFFAOYSA-L 0.000 description 13
- 238000000605 extraction Methods 0.000 description 13
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 12
- FVAUCKIRQBBSSJ-UHFFFAOYSA-M sodium iodide Chemical compound [Na+].[I-] FVAUCKIRQBBSSJ-UHFFFAOYSA-M 0.000 description 12
- 238000005406 washing Methods 0.000 description 12
- CYPYTURSJDMMMP-WVCUSYJESA-N (1e,4e)-1,5-diphenylpenta-1,4-dien-3-one;palladium Chemical compound [Pd].[Pd].C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1 CYPYTURSJDMMMP-WVCUSYJESA-N 0.000 description 11
- LMDZBCPBFSXMTL-UHFFFAOYSA-N 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide Chemical compound CCN=C=NCCCN(C)C LMDZBCPBFSXMTL-UHFFFAOYSA-N 0.000 description 11
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 11
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 11
- 125000000217 alkyl group Chemical group 0.000 description 11
- 239000012298 atmosphere Substances 0.000 description 11
- 210000004369 blood Anatomy 0.000 description 11
- 239000008280 blood Substances 0.000 description 11
- 125000001246 bromo group Chemical group Br* 0.000 description 11
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 11
- 238000000746 purification Methods 0.000 description 11
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 10
- XYFCBTPGUUZFHI-UHFFFAOYSA-N Phosphine Chemical compound P XYFCBTPGUUZFHI-UHFFFAOYSA-N 0.000 description 10
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 10
- 238000004128 high performance liquid chromatography Methods 0.000 description 10
- 229910000027 potassium carbonate Inorganic materials 0.000 description 10
- 239000012279 sodium borohydride Substances 0.000 description 10
- 229910000033 sodium borohydride Inorganic materials 0.000 description 10
- HJUGFYREWKUQJT-UHFFFAOYSA-N tetrabromomethane Chemical compound BrC(Br)(Br)Br HJUGFYREWKUQJT-UHFFFAOYSA-N 0.000 description 10
- MJHLPKWONJUCFK-UHFFFAOYSA-N 3-ethynylthiophene Chemical compound C#CC=1C=CSC=1 MJHLPKWONJUCFK-UHFFFAOYSA-N 0.000 description 9
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 9
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 9
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 9
- 101150004094 PRO2 gene Proteins 0.000 description 9
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 9
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 9
- 206010061363 Skeletal injury Diseases 0.000 description 9
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 9
- 239000007788 liquid Substances 0.000 description 9
- 239000012299 nitrogen atmosphere Substances 0.000 description 9
- 230000000069 prophylactic effect Effects 0.000 description 9
- 239000000725 suspension Substances 0.000 description 9
- UGOMMVLRQDMAQQ-UHFFFAOYSA-N xphos Chemical group CC(C)C1=CC(C(C)C)=CC(C(C)C)=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 UGOMMVLRQDMAQQ-UHFFFAOYSA-N 0.000 description 9
- NAWXUBYGYWOOIX-SFHVURJKSA-N (2s)-2-[[4-[2-(2,4-diaminoquinazolin-6-yl)ethyl]benzoyl]amino]-4-methylidenepentanedioic acid Chemical compound C1=CC2=NC(N)=NC(N)=C2C=C1CCC1=CC=C(C(=O)N[C@@H](CC(=C)C(O)=O)C(O)=O)C=C1 NAWXUBYGYWOOIX-SFHVURJKSA-N 0.000 description 8
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 8
- 241000282414 Homo sapiens Species 0.000 description 8
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 8
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 8
- 241000700159 Rattus Species 0.000 description 8
- 241000283984 Rodentia Species 0.000 description 8
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 8
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 8
- 230000002378 acidificating effect Effects 0.000 description 8
- 238000001914 filtration Methods 0.000 description 8
- USZLCYNVCCDPLQ-UHFFFAOYSA-N hydron;n-methoxymethanamine;chloride Chemical compound Cl.CNOC USZLCYNVCCDPLQ-UHFFFAOYSA-N 0.000 description 8
- RMGJCSHZTFKPNO-UHFFFAOYSA-M magnesium;ethene;bromide Chemical compound [Mg+2].[Br-].[CH-]=C RMGJCSHZTFKPNO-UHFFFAOYSA-M 0.000 description 8
- 230000007935 neutral effect Effects 0.000 description 8
- 229910000029 sodium carbonate Inorganic materials 0.000 description 8
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 7
- 102000002004 Cytochrome P-450 Enzyme System Human genes 0.000 description 7
- 108010015742 Cytochrome P-450 Enzyme System Proteins 0.000 description 7
- 230000008484 agonism Effects 0.000 description 7
- 239000003153 chemical reaction reagent Substances 0.000 description 7
- 239000003638 chemical reducing agent Substances 0.000 description 7
- 238000010828 elution Methods 0.000 description 7
- 150000007529 inorganic bases Chemical class 0.000 description 7
- 239000012528 membrane Substances 0.000 description 7
- PIBWKRNGBLPSSY-UHFFFAOYSA-L palladium(II) chloride Chemical compound Cl[Pd]Cl PIBWKRNGBLPSSY-UHFFFAOYSA-L 0.000 description 7
- 239000011148 porous material Substances 0.000 description 7
- 238000000926 separation method Methods 0.000 description 7
- 239000012453 solvate Substances 0.000 description 7
- VNFWTIYUKDMAOP-UHFFFAOYSA-N sphos Chemical group COC1=CC=CC(OC)=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 VNFWTIYUKDMAOP-UHFFFAOYSA-N 0.000 description 7
- 239000003643 water by type Substances 0.000 description 7
- 238000005160 1H NMR spectroscopy Methods 0.000 description 6
- ABMUSXPGSSMPLK-UHFFFAOYSA-N 4-bromo-2-methylthiophene Chemical compound CC1=CC(Br)=CS1 ABMUSXPGSSMPLK-UHFFFAOYSA-N 0.000 description 6
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 6
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 6
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 6
- 208000031404 Chromosome Aberrations Diseases 0.000 description 6
- 229910021595 Copper(I) iodide Inorganic materials 0.000 description 6
- XFXPMWWXUTWYJX-UHFFFAOYSA-N Cyanide Chemical compound N#[C-] XFXPMWWXUTWYJX-UHFFFAOYSA-N 0.000 description 6
- 241001465754 Metazoa Species 0.000 description 6
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 6
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 6
- 208000001132 Osteoporosis Diseases 0.000 description 6
- 206010070835 Skin sensitisation Diseases 0.000 description 6
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 6
- 230000003197 catalytic effect Effects 0.000 description 6
- 231100000005 chromosome aberration Toxicity 0.000 description 6
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 6
- LSXDOTMGLUJQCM-UHFFFAOYSA-M copper(i) iodide Chemical compound I[Cu] LSXDOTMGLUJQCM-UHFFFAOYSA-M 0.000 description 6
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 6
- 231100000025 genetic toxicology Toxicity 0.000 description 6
- 230000001738 genotoxic effect Effects 0.000 description 6
- 229910052739 hydrogen Inorganic materials 0.000 description 6
- 230000005764 inhibitory process Effects 0.000 description 6
- 238000002347 injection Methods 0.000 description 6
- 239000007924 injection Substances 0.000 description 6
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 6
- 235000019341 magnesium sulphate Nutrition 0.000 description 6
- 231100000205 reproductive and developmental toxicity Toxicity 0.000 description 6
- 231100000370 skin sensitisation Toxicity 0.000 description 6
- LWIHDJKSTIGBAC-UHFFFAOYSA-K tripotassium phosphate Chemical compound [K+].[K+].[K+].[O-]P([O-])([O-])=O LWIHDJKSTIGBAC-UHFFFAOYSA-K 0.000 description 6
- ZWEHNKRNPOVVGH-UHFFFAOYSA-N 2-Butanone Chemical compound CCC(C)=O ZWEHNKRNPOVVGH-UHFFFAOYSA-N 0.000 description 5
- 241000282472 Canis lupus familiaris Species 0.000 description 5
- 241000282693 Cercopithecidae Species 0.000 description 5
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 5
- 206010025323 Lymphomas Diseases 0.000 description 5
- YNHIGQDRGKUECZ-UHFFFAOYSA-L bis(triphenylphosphine)palladium(ii) dichloride Chemical compound [Cl-].[Cl-].[Pd+2].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 YNHIGQDRGKUECZ-UHFFFAOYSA-L 0.000 description 5
- KXZJHVJKXJLBKO-UHFFFAOYSA-N chembl1408157 Chemical compound N=1C2=CC=CC=C2C(C(=O)O)=CC=1C1=CC=C(O)C=C1 KXZJHVJKXJLBKO-UHFFFAOYSA-N 0.000 description 5
- 239000012141 concentrate Substances 0.000 description 5
- 235000008504 concentrate Nutrition 0.000 description 5
- 238000012790 confirmation Methods 0.000 description 5
- 239000007789 gas Substances 0.000 description 5
- 230000006698 induction Effects 0.000 description 5
- 208000014674 injury Diseases 0.000 description 5
- 239000003550 marker Substances 0.000 description 5
- 150000007522 mineralic acids Chemical class 0.000 description 5
- 239000008194 pharmaceutical composition Substances 0.000 description 5
- 229910000073 phosphorus hydride Inorganic materials 0.000 description 5
- 208000017983 photosensitivity disease Diseases 0.000 description 5
- 231100000434 photosensitization Toxicity 0.000 description 5
- 210000002345 respiratory system Anatomy 0.000 description 5
- 229910052708 sodium Inorganic materials 0.000 description 5
- 239000011734 sodium Substances 0.000 description 5
- 239000007787 solid Substances 0.000 description 5
- 241000894007 species Species 0.000 description 5
- 238000001356 surgical procedure Methods 0.000 description 5
- 125000001412 tetrahydropyranyl group Chemical group 0.000 description 5
- 230000007704 transition Effects 0.000 description 5
- KYNNBXCGXUOREX-UHFFFAOYSA-N 2-(3-bromophenyl)acetic acid Chemical compound OC(=O)CC1=CC=CC(Br)=C1 KYNNBXCGXUOREX-UHFFFAOYSA-N 0.000 description 4
- VMJOFTHFJMLIKL-UHFFFAOYSA-N 2-thiophen-2-ylethanol Chemical compound OCCC1=CC=CS1 VMJOFTHFJMLIKL-UHFFFAOYSA-N 0.000 description 4
- 239000004342 Benzoyl peroxide Substances 0.000 description 4
- OMPJBNCRMGITSC-UHFFFAOYSA-N Benzoylperoxide Chemical compound C=1C=CC=CC=1C(=O)OOC(=O)C1=CC=CC=C1 OMPJBNCRMGITSC-UHFFFAOYSA-N 0.000 description 4
- 102000007350 Bone Morphogenetic Proteins Human genes 0.000 description 4
- 108010007726 Bone Morphogenetic Proteins Proteins 0.000 description 4
- 208000020084 Bone disease Diseases 0.000 description 4
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 4
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 4
- 102000004137 Lysophosphatidic Acid Receptors Human genes 0.000 description 4
- 108090000642 Lysophosphatidic Acid Receptors Proteins 0.000 description 4
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 4
- 208000027418 Wounds and injury Diseases 0.000 description 4
- 238000010521 absorption reaction Methods 0.000 description 4
- 239000012190 activator Substances 0.000 description 4
- 239000013543 active substance Substances 0.000 description 4
- 125000003545 alkoxy group Chemical group 0.000 description 4
- 235000019400 benzoyl peroxide Nutrition 0.000 description 4
- 230000004097 bone metabolism Effects 0.000 description 4
- 229940112869 bone morphogenetic protein Drugs 0.000 description 4
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 4
- 229910052794 bromium Inorganic materials 0.000 description 4
- QARVLSVVCXYDNA-UHFFFAOYSA-N bromobenzene Chemical compound BrC1=CC=CC=C1 QARVLSVVCXYDNA-UHFFFAOYSA-N 0.000 description 4
- 230000003491 cAMP production Effects 0.000 description 4
- 229910052791 calcium Inorganic materials 0.000 description 4
- 229960005069 calcium Drugs 0.000 description 4
- 239000011575 calcium Substances 0.000 description 4
- 239000001569 carbon dioxide Substances 0.000 description 4
- 229910002092 carbon dioxide Inorganic materials 0.000 description 4
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 4
- 210000000748 cardiovascular system Anatomy 0.000 description 4
- 210000003169 central nervous system Anatomy 0.000 description 4
- 230000000052 comparative effect Effects 0.000 description 4
- 229920001577 copolymer Polymers 0.000 description 4
- 230000006378 damage Effects 0.000 description 4
- 230000003111 delayed effect Effects 0.000 description 4
- 230000018109 developmental process Effects 0.000 description 4
- 238000000132 electrospray ionisation Methods 0.000 description 4
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 4
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 4
- 230000001965 increasing effect Effects 0.000 description 4
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 4
- 238000004811 liquid chromatography Methods 0.000 description 4
- 239000012280 lithium aluminium hydride Substances 0.000 description 4
- 230000002503 metabolic effect Effects 0.000 description 4
- 229940098779 methanesulfonic acid Drugs 0.000 description 4
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 4
- 125000004184 methoxymethyl group Chemical group [H]C([H])([H])OC([H])([H])* 0.000 description 4
- 150000007524 organic acids Chemical class 0.000 description 4
- 150000007530 organic bases Chemical class 0.000 description 4
- 210000000963 osteoblast Anatomy 0.000 description 4
- 230000001575 pathological effect Effects 0.000 description 4
- NNFCIKHAZHQZJG-UHFFFAOYSA-N potassium cyanide Chemical compound [K+].N#[C-] NNFCIKHAZHQZJG-UHFFFAOYSA-N 0.000 description 4
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 4
- 239000011780 sodium chloride Substances 0.000 description 4
- 235000009518 sodium iodide Nutrition 0.000 description 4
- 208000024891 symptom Diseases 0.000 description 4
- ILMRJRBKQSSXGY-UHFFFAOYSA-N tert-butyl(dimethyl)silicon Chemical group C[Si](C)C(C)(C)C ILMRJRBKQSSXGY-UHFFFAOYSA-N 0.000 description 4
- 238000010998 test method Methods 0.000 description 4
- VZGDMQKNWNREIO-UHFFFAOYSA-N tetrachloromethane Chemical compound ClC(Cl)(Cl)Cl VZGDMQKNWNREIO-UHFFFAOYSA-N 0.000 description 4
- 231100000820 toxicity test Toxicity 0.000 description 4
- COIOYMYWGDAQPM-UHFFFAOYSA-N tris(2-methylphenyl)phosphane Chemical compound CC1=CC=CC=C1P(C=1C(=CC=CC=1)C)C1=CC=CC=C1C COIOYMYWGDAQPM-UHFFFAOYSA-N 0.000 description 4
- 239000003981 vehicle Substances 0.000 description 4
- UKSZBOKPHAQOMP-SVLSSHOZSA-N (1e,4e)-1,5-diphenylpenta-1,4-dien-3-one;palladium Chemical compound [Pd].C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1 UKSZBOKPHAQOMP-SVLSSHOZSA-N 0.000 description 3
- QXISTPDUYKNPLU-UHFFFAOYSA-N 2-bromo-1,4-dimethylbenzene Chemical compound CC1=CC=C(C)C(Br)=C1 QXISTPDUYKNPLU-UHFFFAOYSA-N 0.000 description 3
- RNIRKEQGYHHNSE-UHFFFAOYSA-N 3-bromothiophene-2-carbonitrile Chemical compound BrC=1C=CSC=1C#N RNIRKEQGYHHNSE-UHFFFAOYSA-N 0.000 description 3
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 3
- 102100033350 ATP-dependent translocase ABCB1 Human genes 0.000 description 3
- 108091006112 ATPases Proteins 0.000 description 3
- 102000057290 Adenosine Triphosphatases Human genes 0.000 description 3
- 231100000039 Ames test Toxicity 0.000 description 3
- DCERHCFNWRGHLK-UHFFFAOYSA-N C[Si](C)C Chemical compound C[Si](C)C DCERHCFNWRGHLK-UHFFFAOYSA-N 0.000 description 3
- 108010078791 Carrier Proteins Proteins 0.000 description 3
- 208000003044 Closed Fractures Diseases 0.000 description 3
- 208000024779 Comminuted Fractures Diseases 0.000 description 3
- RYGMFSIKBFXOCR-UHFFFAOYSA-N Copper Chemical compound [Cu] RYGMFSIKBFXOCR-UHFFFAOYSA-N 0.000 description 3
- 241000282412 Homo Species 0.000 description 3
- 101000929799 Homo sapiens Acyl-CoA-binding protein Proteins 0.000 description 3
- OFOBLEOULBTSOW-UHFFFAOYSA-N Malonic acid Chemical compound OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 3
- 238000005481 NMR spectroscopy Methods 0.000 description 3
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 description 3
- 231100000220 OECD 429 (LLNA) Skin Sensitisation Toxicity 0.000 description 3
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- 102000011011 Sphingosine 1-phosphate receptors Human genes 0.000 description 3
- 108050001083 Sphingosine 1-phosphate receptors Proteins 0.000 description 3
- AVRWEULSKHQETA-UHFFFAOYSA-N Thiophene-2 Chemical compound S1C=2CCCCCC=2C(C(=O)OC)=C1NC(=O)C1=C(F)C(F)=C(F)C(F)=C1F AVRWEULSKHQETA-UHFFFAOYSA-N 0.000 description 3
- 150000007513 acids Chemical class 0.000 description 3
- 239000000654 additive Substances 0.000 description 3
- 230000000996 additive effect Effects 0.000 description 3
- 239000002671 adjuvant Substances 0.000 description 3
- 229910052783 alkali metal Inorganic materials 0.000 description 3
- 150000001340 alkali metals Chemical class 0.000 description 3
- 125000003342 alkenyl group Chemical group 0.000 description 3
- 125000000304 alkynyl group Chemical group 0.000 description 3
- 230000004075 alteration Effects 0.000 description 3
- 125000003277 amino group Chemical group 0.000 description 3
- 235000019270 ammonium chloride Nutrition 0.000 description 3
- 150000008064 anhydrides Chemical class 0.000 description 3
- 238000010171 animal model Methods 0.000 description 3
- 229910052786 argon Inorganic materials 0.000 description 3
- 125000003118 aryl group Chemical group 0.000 description 3
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 3
- 230000037118 bone strength Effects 0.000 description 3
- 210000003557 bones of lower extremity Anatomy 0.000 description 3
- UWTDFICHZKXYAC-UHFFFAOYSA-N boron;oxolane Chemical compound [B].C1CCOC1 UWTDFICHZKXYAC-UHFFFAOYSA-N 0.000 description 3
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 3
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 3
- 238000003654 cell permeability assay Methods 0.000 description 3
- 239000000460 chlorine Substances 0.000 description 3
- 229910052801 chlorine Inorganic materials 0.000 description 3
- 229940000425 combination drug Drugs 0.000 description 3
- 238000007596 consolidation process Methods 0.000 description 3
- 229910052802 copper Inorganic materials 0.000 description 3
- 239000010949 copper Substances 0.000 description 3
- 230000008878 coupling Effects 0.000 description 3
- 238000010168 coupling process Methods 0.000 description 3
- 238000005859 coupling reaction Methods 0.000 description 3
- 239000013078 crystal Substances 0.000 description 3
- 210000004748 cultured cell Anatomy 0.000 description 3
- KFGVRWGDTLZAAO-UHFFFAOYSA-N cyclopenta-1,3-diene dicyclohexyl(cyclopenta-1,3-dien-1-yl)phosphane iron(2+) Chemical compound [Fe++].c1cc[cH-]c1.C1CCC(CC1)P(C1CCCCC1)c1ccc[cH-]1 KFGVRWGDTLZAAO-UHFFFAOYSA-N 0.000 description 3
- 231100000433 cytotoxic Toxicity 0.000 description 3
- 230000001472 cytotoxic effect Effects 0.000 description 3
- 230000002354 daily effect Effects 0.000 description 3
- 238000011161 development Methods 0.000 description 3
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 3
- 239000002552 dosage form Substances 0.000 description 3
- 239000003937 drug carrier Substances 0.000 description 3
- 238000003255 drug test Methods 0.000 description 3
- 238000011156 evaluation Methods 0.000 description 3
- 208000020089 femoral neck fracture Diseases 0.000 description 3
- 239000012065 filter cake Substances 0.000 description 3
- 239000000499 gel Substances 0.000 description 3
- 231100000097 genotoxicity assay Toxicity 0.000 description 3
- 238000002746 genotoxicity assay Methods 0.000 description 3
- 230000036541 health Effects 0.000 description 3
- 210000003494 hepatocyte Anatomy 0.000 description 3
- 210000002758 humerus Anatomy 0.000 description 3
- 239000001257 hydrogen Substances 0.000 description 3
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 3
- 239000005457 ice water Substances 0.000 description 3
- 239000004615 ingredient Substances 0.000 description 3
- 239000003112 inhibitor Substances 0.000 description 3
- 238000001990 intravenous administration Methods 0.000 description 3
- 229910052740 iodine Inorganic materials 0.000 description 3
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 description 3
- IJMWREDHKRHWQI-UHFFFAOYSA-M magnesium;ethene;chloride Chemical compound [Mg+2].[Cl-].[CH-]=C IJMWREDHKRHWQI-UHFFFAOYSA-M 0.000 description 3
- 239000000463 material Substances 0.000 description 3
- 239000002207 metabolite Substances 0.000 description 3
- UJNZOIKQAUQOCN-UHFFFAOYSA-N methyl(diphenyl)phosphane Chemical compound C=1C=CC=CC=1P(C)C1=CC=CC=C1 UJNZOIKQAUQOCN-UHFFFAOYSA-N 0.000 description 3
- 238000002156 mixing Methods 0.000 description 3
- 231100000286 mucous membrane, eye irritation or corrosion testing Toxicity 0.000 description 3
- 229910052757 nitrogen Inorganic materials 0.000 description 3
- 230000036407 pain Effects 0.000 description 3
- VUYVXCJTTQJVKJ-UHFFFAOYSA-L palladium(2+);tricyclohexylphosphane;dichloride Chemical compound Cl[Pd]Cl.C1CCCCC1P(C1CCCCC1)C1CCCCC1.C1CCCCC1P(C1CCCCC1)C1CCCCC1 VUYVXCJTTQJVKJ-UHFFFAOYSA-L 0.000 description 3
- 230000035699 permeability Effects 0.000 description 3
- 230000000144 pharmacologic effect Effects 0.000 description 3
- 239000002798 polar solvent Substances 0.000 description 3
- 229910000160 potassium phosphate Inorganic materials 0.000 description 3
- 235000011009 potassium phosphates Nutrition 0.000 description 3
- 239000000843 powder Substances 0.000 description 3
- 239000002244 precipitate Substances 0.000 description 3
- 239000002243 precursor Substances 0.000 description 3
- 230000009467 reduction Effects 0.000 description 3
- 230000003252 repetitive effect Effects 0.000 description 3
- 238000007086 side reaction Methods 0.000 description 3
- 239000000741 silica gel Substances 0.000 description 3
- 229910002027 silica gel Inorganic materials 0.000 description 3
- 239000006228 supernatant Substances 0.000 description 3
- 230000009885 systemic effect Effects 0.000 description 3
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical compound CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 description 3
- QERYCTSHXKAMIS-UHFFFAOYSA-N thiophene-2-carboxylic acid Chemical compound OC(=O)C1=CC=CS1 QERYCTSHXKAMIS-UHFFFAOYSA-N 0.000 description 3
- 210000000115 thoracic cavity Anatomy 0.000 description 3
- RXJKFRMDXUJTEX-UHFFFAOYSA-N triethylphosphine Chemical compound CCP(CC)CC RXJKFRMDXUJTEX-UHFFFAOYSA-N 0.000 description 3
- 239000008096 xylene Substances 0.000 description 3
- LVLCWVAVXNPOFF-UHFFFAOYSA-N (4-formylthiophen-3-yl)boronic acid Chemical compound OB(O)C1=CSC=C1C=O LVLCWVAVXNPOFF-UHFFFAOYSA-N 0.000 description 2
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 2
- LMFRTSBQRLSJHC-UHFFFAOYSA-N 1-bromo-3,5-dimethylbenzene Chemical compound CC1=CC(C)=CC(Br)=C1 LMFRTSBQRLSJHC-UHFFFAOYSA-N 0.000 description 2
- YQTCQNIPQMJNTI-UHFFFAOYSA-N 2,2-dimethylpropan-1-one Chemical group CC(C)(C)[C]=O YQTCQNIPQMJNTI-UHFFFAOYSA-N 0.000 description 2
- OZAIFHULBGXAKX-UHFFFAOYSA-N 2-(2-cyanopropan-2-yldiazenyl)-2-methylpropanenitrile Chemical compound N#CC(C)(C)N=NC(C)(C)C#N OZAIFHULBGXAKX-UHFFFAOYSA-N 0.000 description 2
- ZEMZPXWZVTUONV-UHFFFAOYSA-N 2-(2-dicyclohexylphosphanylphenyl)-n,n-dimethylaniline Chemical group CN(C)C1=CC=CC=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 ZEMZPXWZVTUONV-UHFFFAOYSA-N 0.000 description 2
- XXFGIJYSXNXNAU-UHFFFAOYSA-N 2-(3-bromo-4-fluorophenyl)acetic acid Chemical compound OC(=O)CC1=CC=C(F)C(Br)=C1 XXFGIJYSXNXNAU-UHFFFAOYSA-N 0.000 description 2
- MRSWWBAFGGGWRH-UHFFFAOYSA-N 2-(3-iodophenyl)acetic acid Chemical compound OC(=O)CC1=CC=CC(I)=C1 MRSWWBAFGGGWRH-UHFFFAOYSA-N 0.000 description 2
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 2
- LWISLHRIEATKTM-UHFFFAOYSA-N 2-Ethynylthiophene Chemical compound C#CC1=CC=CS1 LWISLHRIEATKTM-UHFFFAOYSA-N 0.000 description 2
- FYPZRMHVOCNSSK-UHFFFAOYSA-N 2-bromo-3H-thiophene-2-carbonitrile Chemical compound BrC1(SC=CC1)C#N FYPZRMHVOCNSSK-UHFFFAOYSA-N 0.000 description 2
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 2
- 125000001494 2-propynyl group Chemical group [H]C#CC([H])([H])* 0.000 description 2
- MBUSOPVRLCFJCS-UHFFFAOYSA-N 3-bromo-4-methylthiophene Chemical compound CC1=CSC=C1Br MBUSOPVRLCFJCS-UHFFFAOYSA-N 0.000 description 2
- LXWLEQZDXOQZGW-UHFFFAOYSA-N 3-bromofuran Chemical compound BrC=1C=COC=1 LXWLEQZDXOQZGW-UHFFFAOYSA-N 0.000 description 2
- VQQLWBUTTMNMFT-UHFFFAOYSA-N 3-bromothiophene-2-carboxylic acid Chemical compound OC(=O)C=1SC=CC=1Br VQQLWBUTTMNMFT-UHFFFAOYSA-N 0.000 description 2
- BXEAAHIHFFIMIE-UHFFFAOYSA-N 3-chlorothiophene-2-carboxylic acid Chemical compound OC(=O)C=1SC=CC=1Cl BXEAAHIHFFIMIE-UHFFFAOYSA-N 0.000 description 2
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 2
- VDTIGYKLTROQAH-UHFFFAOYSA-N 4-bromo-1,3-thiazole Chemical compound BrC1=CSC=N1 VDTIGYKLTROQAH-UHFFFAOYSA-N 0.000 description 2
- DJYVXBJLHPKUKS-UHFFFAOYSA-N 4-bromothiophene-2-carbonitrile Chemical compound BrC1=CSC(C#N)=C1 DJYVXBJLHPKUKS-UHFFFAOYSA-N 0.000 description 2
- IBWSJGDUGPZUJV-UHFFFAOYSA-N 4-phenylthiophene-3-carbaldehyde Chemical compound O=CC1=CSC=C1C1=CC=CC=C1 IBWSJGDUGPZUJV-UHFFFAOYSA-N 0.000 description 2
- HCAMBZROSOJDDP-JOCHJYFZSA-N 5-[2-[4-[(3S)-3-hydroxy-4-[3-(2-thiophen-3-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound O[C@H](CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC1=CSC=C1 HCAMBZROSOJDDP-JOCHJYFZSA-N 0.000 description 2
- OZJPLYNZGCXSJM-UHFFFAOYSA-N 5-valerolactone Chemical compound O=C1CCCCO1 OZJPLYNZGCXSJM-UHFFFAOYSA-N 0.000 description 2
- 102000002260 Alkaline Phosphatase Human genes 0.000 description 2
- 108020004774 Alkaline Phosphatase Proteins 0.000 description 2
- 239000005695 Ammonium acetate Substances 0.000 description 2
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 2
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 2
- 208000006386 Bone Resorption Diseases 0.000 description 2
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 2
- UGFAIRIUMAVXCW-UHFFFAOYSA-N Carbon monoxide Chemical compound [O+]#[C-] UGFAIRIUMAVXCW-UHFFFAOYSA-N 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- 206010010214 Compression fracture Diseases 0.000 description 2
- 108010037462 Cyclooxygenase 2 Proteins 0.000 description 2
- 206010012442 Dermatitis contact Diseases 0.000 description 2
- QOSSAOTZNIDXMA-UHFFFAOYSA-N Dicylcohexylcarbodiimide Chemical compound C1CCCCC1N=C=NC1CCCCC1 QOSSAOTZNIDXMA-UHFFFAOYSA-N 0.000 description 2
- 239000004129 EU approved improving agent Substances 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- 102000003974 Fibroblast growth factor 2 Human genes 0.000 description 2
- 108090000379 Fibroblast growth factor 2 Proteins 0.000 description 2
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 2
- 231100000938 Guinea Pig Maximization Test Toxicity 0.000 description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 2
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 2
- 108090000723 Insulin-Like Growth Factor I Proteins 0.000 description 2
- 102000004218 Insulin-Like Growth Factor I Human genes 0.000 description 2
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 2
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 2
- 101000836282 Mus musculus Solute carrier organic anion transporter family member 1C1 Proteins 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- RJKFOVLPORLFTN-LEKSSAKUSA-N Progesterone Chemical compound C1CC2=CC(=O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H](C(=O)C)[C@@]1(C)CC2 RJKFOVLPORLFTN-LEKSSAKUSA-N 0.000 description 2
- 108010088540 Prostaglandin E receptors Proteins 0.000 description 2
- 102000008866 Prostaglandin E receptors Human genes 0.000 description 2
- 102100024450 Prostaglandin E2 receptor EP4 subtype Human genes 0.000 description 2
- 102100038280 Prostaglandin G/H synthase 2 Human genes 0.000 description 2
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 2
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 2
- 102100027233 Solute carrier organic anion transporter family member 1B1 Human genes 0.000 description 2
- MUMGGOZAMZWBJJ-DYKIIFRCSA-N Testostosterone Chemical compound O=C1CC[C@]2(C)[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 MUMGGOZAMZWBJJ-DYKIIFRCSA-N 0.000 description 2
- 241000269368 Xenopus laevis Species 0.000 description 2
- XAKBSHICSHRJCL-UHFFFAOYSA-N [CH2]C(=O)C1=CC=CC=C1 Chemical group [CH2]C(=O)C1=CC=CC=C1 XAKBSHICSHRJCL-UHFFFAOYSA-N 0.000 description 2
- TUCNEACPLKLKNU-UHFFFAOYSA-N acetyl Chemical compound C[C]=O TUCNEACPLKLKNU-UHFFFAOYSA-N 0.000 description 2
- 230000003213 activating effect Effects 0.000 description 2
- 239000012042 active reagent Substances 0.000 description 2
- VSCWAEJMTAWNJL-UHFFFAOYSA-K aluminium trichloride Chemical compound Cl[Al](Cl)Cl VSCWAEJMTAWNJL-UHFFFAOYSA-K 0.000 description 2
- 235000019257 ammonium acetate Nutrition 0.000 description 2
- 229940043376 ammonium acetate Drugs 0.000 description 2
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 2
- MUALRAIOVNYAIW-UHFFFAOYSA-N binap Chemical group C1=CC=CC=C1P(C=1C(=C2C=CC=CC2=CC=1)C=1C2=CC=CC=C2C=CC=1P(C=1C=CC=CC=1)C=1C=CC=CC=1)C1=CC=CC=C1 MUALRAIOVNYAIW-UHFFFAOYSA-N 0.000 description 2
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 2
- 230000036765 blood level Effects 0.000 description 2
- 230000036772 blood pressure Effects 0.000 description 2
- 230000037182 bone density Effects 0.000 description 2
- 230000024279 bone resorption Effects 0.000 description 2
- 210000003199 bones of upper extremity Anatomy 0.000 description 2
- ILAHWRKJUDSMFH-UHFFFAOYSA-N boron tribromide Chemical compound BrB(Br)Br ILAHWRKJUDSMFH-UHFFFAOYSA-N 0.000 description 2
- WTEOIRVLGSZEPR-UHFFFAOYSA-N boron trifluoride Chemical compound FB(F)F WTEOIRVLGSZEPR-UHFFFAOYSA-N 0.000 description 2
- 210000000459 calcaneus Anatomy 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- 210000000170 cell membrane Anatomy 0.000 description 2
- 239000006285 cell suspension Substances 0.000 description 2
- 230000008859 change Effects 0.000 description 2
- 125000004803 chlorobenzyl group Chemical group 0.000 description 2
- 235000015165 citric acid Nutrition 0.000 description 2
- 210000003109 clavicle Anatomy 0.000 description 2
- 208000010247 contact dermatitis Diseases 0.000 description 2
- 150000004696 coordination complex Chemical class 0.000 description 2
- 239000006071 cream Substances 0.000 description 2
- 238000012258 culturing Methods 0.000 description 2
- 230000002950 deficient Effects 0.000 description 2
- 230000018044 dehydration Effects 0.000 description 2
- 238000006297 dehydration reaction Methods 0.000 description 2
- 239000003405 delayed action preparation Substances 0.000 description 2
- 125000006286 dichlorobenzyl group Chemical group 0.000 description 2
- VPLLTGLLUHLIHA-UHFFFAOYSA-N dicyclohexyl(phenyl)phosphane Chemical compound C1CCCCC1P(C=1C=CC=CC=1)C1CCCCC1 VPLLTGLLUHLIHA-UHFFFAOYSA-N 0.000 description 2
- LCSNDSFWVKMJCT-UHFFFAOYSA-N dicyclohexyl-(2-phenylphenyl)phosphane Chemical group C1CCCCC1P(C=1C(=CC=CC=1)C=1C=CC=CC=1)C1CCCCC1 LCSNDSFWVKMJCT-UHFFFAOYSA-N 0.000 description 2
- 235000014113 dietary fatty acids Nutrition 0.000 description 2
- IJKVHSBPTUYDLN-UHFFFAOYSA-N dihydroxy(oxo)silane Chemical compound O[Si](O)=O IJKVHSBPTUYDLN-UHFFFAOYSA-N 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 2
- 208000035475 disorder Diseases 0.000 description 2
- 238000010494 dissociation reaction Methods 0.000 description 2
- 230000005593 dissociations Effects 0.000 description 2
- WDUDHEOUGWAKFD-UHFFFAOYSA-N ditert-butyl(cyclopenta-2,4-dien-1-yl)phosphane;iron(2+) Chemical compound [Fe+2].CC(C)(C)P(C(C)(C)C)C1=CC=C[CH-]1.CC(C)(C)P(C(C)(C)C)C1=CC=C[CH-]1 WDUDHEOUGWAKFD-UHFFFAOYSA-N 0.000 description 2
- CNXMDTWQWLGCPE-UHFFFAOYSA-N ditert-butyl-(2-phenylphenyl)phosphane Chemical group CC(C)(C)P(C(C)(C)C)C1=CC=CC=C1C1=CC=CC=C1 CNXMDTWQWLGCPE-UHFFFAOYSA-N 0.000 description 2
- 230000002196 ecbolic effect Effects 0.000 description 2
- 210000001513 elbow Anatomy 0.000 description 2
- 239000003480 eluent Substances 0.000 description 2
- 230000013020 embryo development Effects 0.000 description 2
- 150000002148 esters Chemical class 0.000 description 2
- DNJIEGIFACGWOD-UHFFFAOYSA-N ethanethiol Chemical compound CCS DNJIEGIFACGWOD-UHFFFAOYSA-N 0.000 description 2
- 210000003054 facial bone Anatomy 0.000 description 2
- 239000000194 fatty acid Substances 0.000 description 2
- 229930195729 fatty acid Natural products 0.000 description 2
- 150000004665 fatty acids Chemical class 0.000 description 2
- 210000002082 fibula Anatomy 0.000 description 2
- 238000003818 flash chromatography Methods 0.000 description 2
- 125000001153 fluoro group Chemical group F* 0.000 description 2
- 125000004175 fluorobenzyl group Chemical group 0.000 description 2
- 235000019253 formic acid Nutrition 0.000 description 2
- 238000009472 formulation Methods 0.000 description 2
- 238000001640 fractional crystallisation Methods 0.000 description 2
- 125000000524 functional group Chemical group 0.000 description 2
- 210000001035 gastrointestinal tract Anatomy 0.000 description 2
- 239000003163 gonadal steroid hormone Substances 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 125000003187 heptyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 229920006158 high molecular weight polymer Polymers 0.000 description 2
- 210000004394 hip joint Anatomy 0.000 description 2
- 150000004677 hydrates Chemical class 0.000 description 2
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 2
- 125000004356 hydroxy functional group Chemical group O* 0.000 description 2
- 238000012606 in vitro cell culture Methods 0.000 description 2
- 238000001727 in vivo Methods 0.000 description 2
- 229910017053 inorganic salt Inorganic materials 0.000 description 2
- 239000011630 iodine Substances 0.000 description 2
- 125000002346 iodo group Chemical group I* 0.000 description 2
- ZXEKIIBDNHEJCQ-UHFFFAOYSA-N isobutanol Chemical compound CC(C)CO ZXEKIIBDNHEJCQ-UHFFFAOYSA-N 0.000 description 2
- 239000004310 lactic acid Substances 0.000 description 2
- 235000014655 lactic acid Nutrition 0.000 description 2
- 230000003902 lesion Effects 0.000 description 2
- 238000001294 liquid chromatography-tandem mass spectrometry Methods 0.000 description 2
- 210000001853 liver microsome Anatomy 0.000 description 2
- 230000007774 longterm Effects 0.000 description 2
- 210000004962 mammalian cell Anatomy 0.000 description 2
- 210000004373 mandible Anatomy 0.000 description 2
- 238000004949 mass spectrometry Methods 0.000 description 2
- 238000000691 measurement method Methods 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- 210000003789 metatarsus Anatomy 0.000 description 2
- WCYWZMWISLQXQU-UHFFFAOYSA-N methyl Chemical compound [CH3] WCYWZMWISLQXQU-UHFFFAOYSA-N 0.000 description 2
- RUZLIIJDZBWWSA-INIZCTEOSA-N methyl 2-[[(1s)-1-(7-methyl-2-morpholin-4-yl-4-oxopyrido[1,2-a]pyrimidin-9-yl)ethyl]amino]benzoate Chemical group COC(=O)C1=CC=CC=C1N[C@@H](C)C1=CC(C)=CN2C(=O)C=C(N3CCOCC3)N=C12 RUZLIIJDZBWWSA-INIZCTEOSA-N 0.000 description 2
- 125000006178 methyl benzyl group Chemical group 0.000 description 2
- 239000004005 microsphere Substances 0.000 description 2
- 230000035772 mutation Effects 0.000 description 2
- 125000006502 nitrobenzyl group Chemical group 0.000 description 2
- 239000007764 o/w emulsion Substances 0.000 description 2
- 239000002674 ointment Substances 0.000 description 2
- 210000000287 oocyte Anatomy 0.000 description 2
- 230000004072 osteoblast differentiation Effects 0.000 description 2
- 229940094443 oxytocics prostaglandins Drugs 0.000 description 2
- LXNAVEXFUKBNMK-UHFFFAOYSA-N palladium(II) acetate Substances [Pd].CC(O)=O.CC(O)=O LXNAVEXFUKBNMK-UHFFFAOYSA-N 0.000 description 2
- 210000004197 pelvis Anatomy 0.000 description 2
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 2
- 229960005235 piperonyl butoxide Drugs 0.000 description 2
- 229920001308 poly(aminoacid) Polymers 0.000 description 2
- 229920001606 poly(lactic acid-co-glycolic acid) Polymers 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 229920000642 polymer Polymers 0.000 description 2
- 238000006116 polymerization reaction Methods 0.000 description 2
- 229910052700 potassium Inorganic materials 0.000 description 2
- 239000011591 potassium Substances 0.000 description 2
- 230000008569 process Effects 0.000 description 2
- 239000000047 product Substances 0.000 description 2
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 2
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 150000003180 prostaglandins Chemical class 0.000 description 2
- 125000004076 pyridyl group Chemical group 0.000 description 2
- 210000002320 radius Anatomy 0.000 description 2
- 230000004202 respiratory function Effects 0.000 description 2
- 210000001991 scapula Anatomy 0.000 description 2
- 239000000849 selective androgen receptor modulator Substances 0.000 description 2
- 239000000333 selective estrogen receptor modulator Substances 0.000 description 2
- 239000012312 sodium hydride Substances 0.000 description 2
- 229910000104 sodium hydride Inorganic materials 0.000 description 2
- 239000007921 spray Substances 0.000 description 2
- 238000013112 stability test Methods 0.000 description 2
- 238000010186 staining Methods 0.000 description 2
- 238000007920 subcutaneous administration Methods 0.000 description 2
- 238000006467 substitution reaction Methods 0.000 description 2
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 description 2
- 230000004083 survival effect Effects 0.000 description 2
- 238000013268 sustained release Methods 0.000 description 2
- 239000012730 sustained-release form Substances 0.000 description 2
- 239000006188 syrup Substances 0.000 description 2
- 235000020357 syrup Nutrition 0.000 description 2
- 239000003826 tablet Substances 0.000 description 2
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- DKACXUFSLUYRFU-UHFFFAOYSA-N tert-butyl n-aminocarbamate Chemical compound CC(C)(C)OC(=O)NN DKACXUFSLUYRFU-UHFFFAOYSA-N 0.000 description 2
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 2
- 210000002303 tibia Anatomy 0.000 description 2
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 2
- 230000001988 toxicity Effects 0.000 description 2
- 231100000419 toxicity Toxicity 0.000 description 2
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 2
- 125000006000 trichloroethyl group Chemical group 0.000 description 2
- WLPUWLXVBWGYMZ-UHFFFAOYSA-N tricyclohexylphosphine Chemical compound C1CCCCC1P(C1CCCCC1)C1CCCCC1 WLPUWLXVBWGYMZ-UHFFFAOYSA-N 0.000 description 2
- AQRLNPVMDITEJU-UHFFFAOYSA-N triethylsilane Chemical compound CC[SiH](CC)CC AQRLNPVMDITEJU-UHFFFAOYSA-N 0.000 description 2
- 125000004044 trifluoroacetyl group Chemical group FC(C(=O)*)(F)F 0.000 description 2
- 125000006493 trifluoromethyl benzyl group Chemical group 0.000 description 2
- 125000000026 trimethylsilyl group Chemical group [H]C([H])([H])[Si]([*])(C([H])([H])[H])C([H])([H])[H] 0.000 description 2
- CWMFRHBXRUITQE-UHFFFAOYSA-N trimethylsilylacetylene Chemical compound C[Si](C)(C)C#C CWMFRHBXRUITQE-UHFFFAOYSA-N 0.000 description 2
- BWHDROKFUHTORW-UHFFFAOYSA-N tritert-butylphosphane Chemical compound CC(C)(C)P(C(C)(C)C)C(C)(C)C BWHDROKFUHTORW-UHFFFAOYSA-N 0.000 description 2
- 210000000623 ulna Anatomy 0.000 description 2
- 238000004704 ultra performance liquid chromatography Methods 0.000 description 2
- 210000000689 upper leg Anatomy 0.000 description 2
- 150000003710 vitamin D derivatives Chemical class 0.000 description 2
- CXNIUSPIQKWYAI-UHFFFAOYSA-N xantphos Chemical compound C=12OC3=C(P(C=4C=CC=CC=4)C=4C=CC=CC=4)C=CC=C3C(C)(C)C2=CC=CC=1P(C=1C=CC=CC=1)C1=CC=CC=C1 CXNIUSPIQKWYAI-UHFFFAOYSA-N 0.000 description 2
- 210000000216 zygoma Anatomy 0.000 description 2
- PROQIPRRNZUXQM-UHFFFAOYSA-N (16alpha,17betaOH)-Estra-1,3,5(10)-triene-3,16,17-triol Natural products OC1=CC=C2C3CCC(C)(C(C(O)C4)O)C4C3CCC2=C1 PROQIPRRNZUXQM-UHFFFAOYSA-N 0.000 description 1
- UHMPCVGLSKFXHR-NAQZCRMNSA-N (1r,3r)-5-[(2e)-2-[(1r,3as,7ar)-1-[(2s)-6-hydroxy-6-methylheptan-2-yl]-7a-methyl-2,3,3a,5,6,7-hexahydro-1h-inden-4-ylidene]ethylidene]-2-methylidenecyclohexane-1,3-diol Chemical compound C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@H](CCCC(C)(C)O)C)=C\C=C1C[C@@H](O)C(=C)[C@H](O)C1 UHMPCVGLSKFXHR-NAQZCRMNSA-N 0.000 description 1
- QBYIENPQHBMVBV-HFEGYEGKSA-N (2R)-2-hydroxy-2-phenylacetic acid Chemical compound O[C@@H](C(O)=O)c1ccccc1.O[C@@H](C(O)=O)c1ccccc1 QBYIENPQHBMVBV-HFEGYEGKSA-N 0.000 description 1
- KIUKXJAPPMFGSW-DNGZLQJQSA-N (2S,3S,4S,5R,6R)-6-[(2S,3R,4R,5S,6R)-3-Acetamido-2-[(2S,3S,4R,5R,6R)-6-[(2R,3R,4R,5S,6R)-3-acetamido-2,5-dihydroxy-6-(hydroxymethyl)oxan-4-yl]oxy-2-carboxy-4,5-dihydroxyoxan-3-yl]oxy-5-hydroxy-6-(hydroxymethyl)oxan-4-yl]oxy-3,4,5-trihydroxyoxane-2-carboxylic acid Chemical class CC(=O)N[C@H]1[C@H](O)O[C@H](CO)[C@@H](O)[C@@H]1O[C@H]1[C@H](O)[C@@H](O)[C@H](O[C@H]2[C@@H]([C@@H](O[C@H]3[C@@H]([C@@H](O)[C@H](O)[C@H](O3)C(O)=O)O)[C@H](O)[C@@H](CO)O2)NC(C)=O)[C@@H](C(O)=O)O1 KIUKXJAPPMFGSW-DNGZLQJQSA-N 0.000 description 1
- OBETXYAYXDNJHR-SSDOTTSWSA-M (2r)-2-ethylhexanoate Chemical compound CCCC[C@@H](CC)C([O-])=O OBETXYAYXDNJHR-SSDOTTSWSA-M 0.000 description 1
- NWZSZGALRFJKBT-KNIFDHDWSA-N (2s)-2,6-diaminohexanoic acid;(2s)-2-hydroxybutanedioic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O.NCCCC[C@H](N)C(O)=O NWZSZGALRFJKBT-KNIFDHDWSA-N 0.000 description 1
- IXULCOYQSDIBFO-UHFFFAOYSA-N (3-bromothiophen-2-yl)methanol Chemical compound OCC=1SC=CC=1Br IXULCOYQSDIBFO-UHFFFAOYSA-N 0.000 description 1
- CAAOMIYPIICAKB-UHFFFAOYSA-N (3-chlorothiophen-2-yl)methanol Chemical compound OCC=1SC=CC=1Cl CAAOMIYPIICAKB-UHFFFAOYSA-N 0.000 description 1
- YKTNPJZPUABLGJ-HXUWFJFHSA-N (3S)-3-(2-methoxyethoxymethoxy)-4-[3-(2-thiophen-3-ylethynyl)phenyl]butanal Chemical compound COCCOCO[C@H](CC=O)CC1=CC(=CC=C1)C#CC1=CSC=C1 YKTNPJZPUABLGJ-HXUWFJFHSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- SQHSJJGGWYIFCD-UHFFFAOYSA-N (e)-1-diazonio-1-dimethoxyphosphorylprop-1-en-2-olate Chemical compound COP(=O)(OC)C(\[N+]#N)=C(\C)[O-] SQHSJJGGWYIFCD-UHFFFAOYSA-N 0.000 description 1
- MAUMSNABMVEOGP-UHFFFAOYSA-N (methyl-$l^{2}-azanyl)methane Chemical compound C[N]C MAUMSNABMVEOGP-UHFFFAOYSA-N 0.000 description 1
- VYMPLPIFKRHAAC-UHFFFAOYSA-N 1,2-ethanedithiol Chemical compound SCCS VYMPLPIFKRHAAC-UHFFFAOYSA-N 0.000 description 1
- KPZGRMZPZLOPBS-UHFFFAOYSA-N 1,3-dichloro-2,2-bis(chloromethyl)propane Chemical compound ClCC(CCl)(CCl)CCl KPZGRMZPZLOPBS-UHFFFAOYSA-N 0.000 description 1
- BDNKZNFMNDZQMI-UHFFFAOYSA-N 1,3-diisopropylcarbodiimide Chemical compound CC(C)N=C=NC(C)C BDNKZNFMNDZQMI-UHFFFAOYSA-N 0.000 description 1
- MNHRVIDDYWWWCD-UHFFFAOYSA-N 1-(3-bromophenyl)but-3-en-2-one Chemical compound BrC1=CC=CC(CC(=O)C=C)=C1 MNHRVIDDYWWWCD-UHFFFAOYSA-N 0.000 description 1
- DSGAKKWZPBJYED-UHFFFAOYSA-N 1-(3-iodophenyl)but-3-en-2-one Chemical compound C1=C(CC(=O)C=C)C=C(C=C1)I DSGAKKWZPBJYED-UHFFFAOYSA-N 0.000 description 1
- CPLATPFDUXGQIB-UHFFFAOYSA-N 1-(4-bromothiophen-2-yl)-4-[methoxy(methyl)amino]butan-2-one Chemical compound BrC=1C=C(SC=1)CC(CCN(C)OC)=O CPLATPFDUXGQIB-UHFFFAOYSA-N 0.000 description 1
- BIAAQBNMRITRDV-UHFFFAOYSA-N 1-(chloromethoxy)-2-methoxyethane Chemical compound COCCOCCl BIAAQBNMRITRDV-UHFFFAOYSA-N 0.000 description 1
- HTDQSWDEWGSAMN-UHFFFAOYSA-N 1-bromo-2-methoxybenzene Chemical compound COC1=CC=CC=C1Br HTDQSWDEWGSAMN-UHFFFAOYSA-N 0.000 description 1
- GCKMFJBGXUYNAG-UHFFFAOYSA-N 17alpha-methyltestosterone Natural products C1CC2=CC(=O)CCC2(C)C2C1C1CCC(C)(O)C1(C)CC2 GCKMFJBGXUYNAG-UHFFFAOYSA-N 0.000 description 1
- VOXZDWNPVJITMN-ZBRFXRBCSA-N 17β-estradiol Chemical compound OC1=CC=C2[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 VOXZDWNPVJITMN-ZBRFXRBCSA-N 0.000 description 1
- LJCZNYWLQZZIOS-UHFFFAOYSA-N 2,2,2-trichlorethoxycarbonyl chloride Chemical compound ClC(=O)OCC(Cl)(Cl)Cl LJCZNYWLQZZIOS-UHFFFAOYSA-N 0.000 description 1
- WSNDAYQNZRJGMJ-UHFFFAOYSA-N 2,2,2-trifluoroethanone Chemical compound FC(F)(F)[C]=O WSNDAYQNZRJGMJ-UHFFFAOYSA-N 0.000 description 1
- OVSKIKFHRZPJSS-UHFFFAOYSA-N 2,4-D Chemical compound OC(=O)COC1=CC=C(Cl)C=C1Cl OVSKIKFHRZPJSS-UHFFFAOYSA-N 0.000 description 1
- SMZOUWXMTYCWNB-UHFFFAOYSA-N 2-(2-methoxy-5-methylphenyl)ethanamine Chemical compound COC1=CC=C(C)C=C1CCN SMZOUWXMTYCWNB-UHFFFAOYSA-N 0.000 description 1
- KTPGREDNQUTEBZ-UHFFFAOYSA-N 2-(3-bromo-4-fluorophenyl)-n-methoxy-n-methylacetamide Chemical compound CON(C)C(=O)CC1=CC=C(F)C(Br)=C1 KTPGREDNQUTEBZ-UHFFFAOYSA-N 0.000 description 1
- KSWGIMQGLIBPEQ-UHFFFAOYSA-N 2-(3-bromo-4-methylphenyl)-N-methoxy-N-methylacetamide Chemical compound BrC=1C=C(C=CC=1C)CC(=O)N(C)OC KSWGIMQGLIBPEQ-UHFFFAOYSA-N 0.000 description 1
- JZGKZDJFUXPZGW-UHFFFAOYSA-N 2-(3-bromo-4-methylphenyl)acetonitrile Chemical compound CC1=CC=C(CC#N)C=C1Br JZGKZDJFUXPZGW-UHFFFAOYSA-N 0.000 description 1
- XBMWZIMIJDPNJH-UHFFFAOYSA-N 2-(3-bromo-5-methylphenyl)-N-methoxy-N-methylacetamide Chemical compound BrC=1C=C(C=C(C=1)C)CC(=O)N(C)OC XBMWZIMIJDPNJH-UHFFFAOYSA-N 0.000 description 1
- ACTDHAVSXUXSGE-UHFFFAOYSA-N 2-(3-bromo-5-methylphenyl)acetonitrile Chemical compound CC1=CC(Br)=CC(CC#N)=C1 ACTDHAVSXUXSGE-UHFFFAOYSA-N 0.000 description 1
- AOOJWNSUDADQIF-UHFFFAOYSA-N 2-(3-bromophenyl)-n-methoxy-n-methylacetamide Chemical compound CON(C)C(=O)CC1=CC=CC(Br)=C1 AOOJWNSUDADQIF-UHFFFAOYSA-N 0.000 description 1
- KCZAFTAJOFCEPQ-UHFFFAOYSA-N 2-(3-bromothiophen-2-yl)ethanol Chemical compound OCCC=1SC=CC=1Br KCZAFTAJOFCEPQ-UHFFFAOYSA-N 0.000 description 1
- IWXYHROBLDJMLK-UHFFFAOYSA-N 2-(3-chlorothiophen-2-yl)acetonitrile Chemical compound ClC=1C=CSC=1CC#N IWXYHROBLDJMLK-UHFFFAOYSA-N 0.000 description 1
- NCJMGHXOTHJOCA-UHFFFAOYSA-N 2-(3-chlorothiophen-2-yl)ethanol Chemical compound OCCC=1SC=CC=1Cl NCJMGHXOTHJOCA-UHFFFAOYSA-N 0.000 description 1
- SOECIQUJTQMFTC-UHFFFAOYSA-N 2-(3-iodophenyl)-N-methoxy-N-methylacetamide Chemical compound IC=1C=C(C=CC=1)CC(=O)N(C)OC SOECIQUJTQMFTC-UHFFFAOYSA-N 0.000 description 1
- BIVGXRIXMOXQBB-UHFFFAOYSA-N 2-(bromomethyl)-3-chlorothiophene Chemical compound ClC=1C=CSC=1CBr BIVGXRIXMOXQBB-UHFFFAOYSA-N 0.000 description 1
- 125000003821 2-(trimethylsilyl)ethoxymethyl group Chemical group [H]C([H])([H])[Si](C([H])([H])[H])(C([H])([H])[H])C([H])([H])C(OC([H])([H])[*])([H])[H] 0.000 description 1
- NIXOWILDQLNWCW-UHFFFAOYSA-N 2-Propenoic acid Natural products OC(=O)C=C NIXOWILDQLNWCW-UHFFFAOYSA-N 0.000 description 1
- KMGUEILFFWDGFV-UHFFFAOYSA-N 2-benzoyl-2-benzoyloxy-3-hydroxybutanedioic acid Chemical compound C=1C=CC=CC=1C(=O)C(C(C(O)=O)O)(C(O)=O)OC(=O)C1=CC=CC=C1 KMGUEILFFWDGFV-UHFFFAOYSA-N 0.000 description 1
- RXNZFHIEDZEUQM-UHFFFAOYSA-N 2-bromo-1,3-thiazole Chemical compound BrC1=NC=CS1 RXNZFHIEDZEUQM-UHFFFAOYSA-N 0.000 description 1
- OYMCMWPHMPODNK-UHFFFAOYSA-N 2-bromofuran Chemical compound BrC1=CC=CO1 OYMCMWPHMPODNK-UHFFFAOYSA-N 0.000 description 1
- TUCRZHGAIRVWTI-UHFFFAOYSA-N 2-bromothiophene Chemical compound BrC1=CC=CS1 TUCRZHGAIRVWTI-UHFFFAOYSA-N 0.000 description 1
- GHMDOVNPFWGFSZ-UHFFFAOYSA-N 2-bromothiophene-3-carbonitrile Chemical compound BrC=1SC=CC=1C#N GHMDOVNPFWGFSZ-UHFFFAOYSA-N 0.000 description 1
- SVDDJQGVOFZBNX-UHFFFAOYSA-N 2-chloroethyl carbonochloridate Chemical compound ClCCOC(Cl)=O SVDDJQGVOFZBNX-UHFFFAOYSA-N 0.000 description 1
- NHUBNHMFXQNNMV-UHFFFAOYSA-N 2-ethynylpyridine Chemical compound C#CC1=CC=CC=N1 NHUBNHMFXQNNMV-UHFFFAOYSA-N 0.000 description 1
- SDTMFDGELKWGFT-UHFFFAOYSA-N 2-methylpropan-2-olate Chemical compound CC(C)(C)[O-] SDTMFDGELKWGFT-UHFFFAOYSA-N 0.000 description 1
- SLRMQYXOBQWXCR-UHFFFAOYSA-N 2154-56-5 Chemical compound [CH2]C1=CC=CC=C1 SLRMQYXOBQWXCR-UHFFFAOYSA-N 0.000 description 1
- ZUDXUNPSRMREOJ-UHFFFAOYSA-N 3-(4-methoxyphenyl)-4-[[4-(2-piperidin-1-ylethoxy)phenyl]methyl]-2h-chromen-7-ol Chemical compound C1=CC(OC)=CC=C1C(COC1=CC(O)=CC=C11)=C1CC(C=C1)=CC=C1OCCN1CCCCC1 ZUDXUNPSRMREOJ-UHFFFAOYSA-N 0.000 description 1
- FPQQSJJWHUJYPU-UHFFFAOYSA-N 3-(dimethylamino)propyliminomethylidene-ethylazanium;chloride Chemical compound Cl.CCN=C=NCCCN(C)C FPQQSJJWHUJYPU-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- SUAGBVOXGBDAPJ-UHFFFAOYSA-N 3-bromo-2-(bromomethyl)thiophene Chemical compound BrCC=1SC=CC=1Br SUAGBVOXGBDAPJ-UHFFFAOYSA-N 0.000 description 1
- KSHOQKKCPJELBV-UHFFFAOYSA-N 3-bromo-2-chlorothiophene Chemical compound ClC=1SC=CC=1Br KSHOQKKCPJELBV-UHFFFAOYSA-N 0.000 description 1
- VGWAQJUSERWABY-UHFFFAOYSA-N 3-ethynyl-4-phenylthiophene Chemical compound C(#C)C1=CSC=C1C1=CC=CC=C1 VGWAQJUSERWABY-UHFFFAOYSA-N 0.000 description 1
- MIMMTIXICVRKJI-FNORWQNLSA-N 4,4,5,5-tetramethyl-2-[(e)-2-thiophen-3-ylethenyl]-1,3,2-dioxaborolane Chemical compound O1C(C)(C)C(C)(C)OB1\C=C\C1=CSC=C1 MIMMTIXICVRKJI-FNORWQNLSA-N 0.000 description 1
- BMTZEAOGFDXDAD-UHFFFAOYSA-M 4-(4,6-dimethoxy-1,3,5-triazin-2-yl)-4-methylmorpholin-4-ium;chloride Chemical compound [Cl-].COC1=NC(OC)=NC([N+]2(C)CCOCC2)=N1 BMTZEAOGFDXDAD-UHFFFAOYSA-M 0.000 description 1
- FFFHRIJAKPYWPE-UHFFFAOYSA-N 4-[2-[4-[4-(3-bromophenyl)-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]benzoic acid Chemical compound BrC=1C=C(C=CC=1)CC(CCN1N(C(SCC1)=O)CCC1=CC=C(C(=O)O)C=C1)O FFFHRIJAKPYWPE-UHFFFAOYSA-N 0.000 description 1
- PHSLNPORKSUOBP-UHFFFAOYSA-N 4-bromo-5-[2-[4-[3-hydroxy-4-[3-(2-thiophen-3-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound BrC=1C=C(SC=1CCN1C(SCCN1CCC(CC1=CC(=CC=C1)C#CC1=CSC=C1)O)=O)C(=O)O PHSLNPORKSUOBP-UHFFFAOYSA-N 0.000 description 1
- RTOSSMAWCKNWFX-UHFFFAOYSA-N 4-bromothiophene-3-carbonitrile Chemical compound BrC1=CSC=C1C#N RTOSSMAWCKNWFX-UHFFFAOYSA-N 0.000 description 1
- WYLRUFFAZKXBHU-UHFFFAOYSA-N 4-chloro-5-[2-[4-[3-hydroxy-4-[3-(2-pyridin-2-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound ClC=1C=C(SC=1CCN1C(SCCN1CCC(CC1=CC(=CC=C1)C#CC1=NC=CC=C1)O)=O)C(=O)O WYLRUFFAZKXBHU-UHFFFAOYSA-N 0.000 description 1
- HDIDVQCYJCSFAN-UHFFFAOYSA-N 4-chloro-5-[2-[4-[3-hydroxy-4-[3-(2-thiophen-3-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound ClC=1C=C(SC=1CCN1C(SCCN1CCC(CC1=CC(=CC=C1)C#CC1=CSC=C1)O)=O)C(=O)O HDIDVQCYJCSFAN-UHFFFAOYSA-N 0.000 description 1
- NLCNQACFOUHEED-OAQYLSRUSA-N 5-[2-[4-[(3S)-3-hydroxy-4-[3-[2-(1,3-thiazol-4-yl)ethynyl]phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound O[C@H](CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC=1N=CSC=1 NLCNQACFOUHEED-OAQYLSRUSA-N 0.000 description 1
- OGEBTVMVUNUUNQ-UHFFFAOYSA-N 5-[2-[4-[3-hydroxy-4-[3-(2-phenylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC1=CC=CC=C1 OGEBTVMVUNUUNQ-UHFFFAOYSA-N 0.000 description 1
- IGNHMSQGNBISDX-UHFFFAOYSA-N 5-[2-[4-[3-hydroxy-4-[3-(2-thiophen-2-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC=1SC=CC=1 IGNHMSQGNBISDX-UHFFFAOYSA-N 0.000 description 1
- IVEBKBHOYGTTDB-UHFFFAOYSA-N 5-[2-[4-[3-hydroxy-4-[3-(2-thiophen-3-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-oxadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(OCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC1=CSC=C1 IVEBKBHOYGTTDB-UHFFFAOYSA-N 0.000 description 1
- XQWQRXNKNVOWHJ-SNAWJCMRSA-N 5-[2-[4-[3-hydroxy-4-[3-[(E)-2-thiophen-3-ylethenyl]phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)\C=C\C1=CSC=C1 XQWQRXNKNVOWHJ-SNAWJCMRSA-N 0.000 description 1
- VQPPAJNJOSJYSJ-UHFFFAOYSA-N 5-[2-[4-[3-hydroxy-4-[3-[2-(4-methylthiophen-3-yl)ethynyl]phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC1=CSC=C1C VQPPAJNJOSJYSJ-UHFFFAOYSA-N 0.000 description 1
- ZJRIMQUIJQSADZ-UHFFFAOYSA-N 5-[2-[4-[3-hydroxy-4-[3-[2-(5-methylthiophen-3-yl)ethynyl]phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC=C1)C#CC1=CSC(=C1)C ZJRIMQUIJQSADZ-UHFFFAOYSA-N 0.000 description 1
- VJUBVHVMGDIPOT-UHFFFAOYSA-N 5-[2-[4-[3-hydroxy-4-[3-methyl-5-(2-thiophen-3-ylethynyl)phenyl]butyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound OC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)CC1=CC(=CC(=C1)C#CC1=CSC=C1)C VJUBVHVMGDIPOT-UHFFFAOYSA-N 0.000 description 1
- ZZXATUBIMFCNIX-UHFFFAOYSA-N 5-[2-[4-[4-[3-[2-(2-chlorothiophen-3-yl)ethynyl]phenyl]-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound ClC=1SC=CC=1C#CC=1C=C(C=CC=1)CC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)O ZZXATUBIMFCNIX-UHFFFAOYSA-N 0.000 description 1
- NRHIIAVWIDCBGA-UHFFFAOYSA-N 5-[2-[4-[4-[3-[2-(2-cyanothiophen-3-yl)ethynyl]phenyl]-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound C(#N)C=1SC=CC=1C#CC=1C=C(C=CC=1)CC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)O NRHIIAVWIDCBGA-UHFFFAOYSA-N 0.000 description 1
- VDZBBYLWLJHEKX-UHFFFAOYSA-N 5-[2-[4-[4-[3-[2-(3-cyanothiophen-2-yl)ethynyl]phenyl]-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound C(C1=CC(C#CC2=C(C#N)C=CS2)=CC=C1)C(O)CCN1CCSC(=O)N1CCC1=CC=C(C(=O)O)S1 VDZBBYLWLJHEKX-UHFFFAOYSA-N 0.000 description 1
- RABDRRJXQZZADU-UHFFFAOYSA-N 5-[2-[4-[4-[3-[2-(4-cyanothiophen-3-yl)ethynyl]phenyl]-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound C1(=CC=CC(C#CC2=CSC=C2C#N)=C1)CC(O)CCN1CCSC(=O)N1CCC1=CC=C(C(=O)O)S1 RABDRRJXQZZADU-UHFFFAOYSA-N 0.000 description 1
- IIFCSGJMYBUDRR-UHFFFAOYSA-N 5-[2-[4-[4-[3-[2-(5-cyanothiophen-3-yl)ethynyl]phenyl]-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound C(#N)C1=CC(=CS1)C#CC=1C=C(C=CC=1)CC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)O IIFCSGJMYBUDRR-UHFFFAOYSA-N 0.000 description 1
- NFSGDQJBFVSJOT-UHFFFAOYSA-N 5-[2-[4-[4-[4-fluoro-3-(2-thiophen-3-ylethynyl)phenyl]-3-hydroxybutyl]-2-oxo-1,3,4-thiadiazinan-3-yl]ethyl]thiophene-2-carboxylic acid Chemical compound FC1=C(C=C(C=C1)CC(CCN1N(C(SCC1)=O)CCC1=CC=C(S1)C(=O)O)O)C#CC1=CSC=C1 NFSGDQJBFVSJOT-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 102000043966 ABC-type transporter activity proteins Human genes 0.000 description 1
- 108010006533 ATP-Binding Cassette Transporters Proteins 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- 229920002126 Acrylic acid copolymer Polymers 0.000 description 1
- OGSPWJRAVKPPFI-UHFFFAOYSA-N Alendronic Acid Chemical compound NCCCC(O)(P(O)(O)=O)P(O)(O)=O OGSPWJRAVKPPFI-UHFFFAOYSA-N 0.000 description 1
- 206010002091 Anaesthesia Diseases 0.000 description 1
- 239000004475 Arginine Substances 0.000 description 1
- 229910015900 BF3 Inorganic materials 0.000 description 1
- 102000009132 CB1 Cannabinoid Receptor Human genes 0.000 description 1
- 108010073366 CB1 Cannabinoid Receptor Proteins 0.000 description 1
- 102000009135 CB2 Cannabinoid Receptor Human genes 0.000 description 1
- 108010073376 CB2 Cannabinoid Receptor Proteins 0.000 description 1
- VNUGNBSZMRLILN-UHFFFAOYSA-N C[C-]1C(=C(C(=C1C)C)C)C.C(C)(C)(C)P([C-]1C=CC=C1)C(C)(C)C.[Fe+2] Chemical compound C[C-]1C(=C(C(=C1C)C)C)C.C(C)(C)(C)P([C-]1C=CC=C1)C(C)(C)C.[Fe+2] VNUGNBSZMRLILN-UHFFFAOYSA-N 0.000 description 1
- OPSXJNAGCGVGOG-DKWTVANSSA-L Calcium L-aspartate Chemical compound [Ca+2].[O-]C(=O)[C@@H](N)CC([O-])=O OPSXJNAGCGVGOG-DKWTVANSSA-L 0.000 description 1
- UXVMQQNJUSDDNG-UHFFFAOYSA-L Calcium chloride Chemical compound [Cl-].[Cl-].[Ca+2] UXVMQQNJUSDDNG-UHFFFAOYSA-L 0.000 description 1
- 102000018208 Cannabinoid Receptor Human genes 0.000 description 1
- 108050007331 Cannabinoid receptor Proteins 0.000 description 1
- 102000004171 Cathepsin K Human genes 0.000 description 1
- 108090000625 Cathepsin K Proteins 0.000 description 1
- 241000700198 Cavia Species 0.000 description 1
- 241000700199 Cavia porcellus Species 0.000 description 1
- 102000008186 Collagen Human genes 0.000 description 1
- 108010035532 Collagen Proteins 0.000 description 1
- 229910021589 Copper(I) bromide Inorganic materials 0.000 description 1
- 229910021591 Copper(I) chloride Inorganic materials 0.000 description 1
- 229920000858 Cyclodextrin Polymers 0.000 description 1
- 229940097000 DKK-1 inhibitor Drugs 0.000 description 1
- 206010011985 Decubitus ulcer Diseases 0.000 description 1
- 206010012289 Dementia Diseases 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- ZAFNJMIOTHYJRJ-UHFFFAOYSA-N Diisopropyl ether Chemical compound CC(C)OC(C)C ZAFNJMIOTHYJRJ-UHFFFAOYSA-N 0.000 description 1
- 208000030453 Drug-Related Side Effects and Adverse reaction Diseases 0.000 description 1
- 241000588722 Escherichia Species 0.000 description 1
- 239000001856 Ethyl cellulose Substances 0.000 description 1
- ZZSNKZQZMQGXPY-UHFFFAOYSA-N Ethyl cellulose Chemical compound CCOCC1OC(OC)C(OCC)C(OCC)C1OC1C(O)C(O)C(OC)C(CO)O1 ZZSNKZQZMQGXPY-UHFFFAOYSA-N 0.000 description 1
- DBVJJBKOTRCVKF-UHFFFAOYSA-N Etidronic acid Chemical compound OP(=O)(O)C(O)(C)P(O)(O)=O DBVJJBKOTRCVKF-UHFFFAOYSA-N 0.000 description 1
- 206010015946 Eye irritation Diseases 0.000 description 1
- 108010073385 Fibrin Proteins 0.000 description 1
- 102000009123 Fibrin Human genes 0.000 description 1
- BWGVNKXGVNDBDI-UHFFFAOYSA-N Fibrin monomer Chemical compound CNC(=O)CNC(=O)CN BWGVNKXGVNDBDI-UHFFFAOYSA-N 0.000 description 1
- KRHYYFGTRYWZRS-UHFFFAOYSA-M Fluoride anion Chemical compound [F-] KRHYYFGTRYWZRS-UHFFFAOYSA-M 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- 206010061164 Gastric mucosal lesion Diseases 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- 206010060891 General symptom Diseases 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- WHUUTDBJXJRKMK-UHFFFAOYSA-N Glutamic acid Natural products OC(=O)C(N)CCC(O)=O WHUUTDBJXJRKMK-UHFFFAOYSA-N 0.000 description 1
- 102000002254 Glycogen Synthase Kinase 3 Human genes 0.000 description 1
- 108010014905 Glycogen Synthase Kinase 3 Proteins 0.000 description 1
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Natural products OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 description 1
- 108091006065 Gs proteins Proteins 0.000 description 1
- 108010054147 Hemoglobins Proteins 0.000 description 1
- 102000001554 Hemoglobins Human genes 0.000 description 1
- 101100236208 Homo sapiens LTB4R gene Proteins 0.000 description 1
- 101001017969 Homo sapiens Leukotriene B4 receptor 2 Proteins 0.000 description 1
- 101001043594 Homo sapiens Low-density lipoprotein receptor-related protein 5 Proteins 0.000 description 1
- 102000002265 Human Growth Hormone Human genes 0.000 description 1
- 108010000521 Human Growth Hormone Proteins 0.000 description 1
- 239000000854 Human Growth Hormone Substances 0.000 description 1
- 206010020462 Humerus fracture Diseases 0.000 description 1
- MPBVHIBUJCELCL-UHFFFAOYSA-N Ibandronate Chemical compound CCCCCN(C)CCC(O)(P(O)(O)=O)P(O)(O)=O MPBVHIBUJCELCL-UHFFFAOYSA-N 0.000 description 1
- 231100000750 In vitro toxicology Toxicity 0.000 description 1
- SFBODOKJTYAUCM-UHFFFAOYSA-N Ipriflavone Chemical compound C=1C(OC(C)C)=CC=C(C2=O)C=1OC=C2C1=CC=CC=C1 SFBODOKJTYAUCM-UHFFFAOYSA-N 0.000 description 1
- 206010023201 Joint contracture Diseases 0.000 description 1
- 208000012659 Joint disease Diseases 0.000 description 1
- AHLPHDHHMVZTML-BYPYZUCNSA-N L-Ornithine Chemical compound NCCC[C@H](N)C(O)=O AHLPHDHHMVZTML-BYPYZUCNSA-N 0.000 description 1
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 1
- KDXKERNSBIXSRK-YFKPBYRVSA-N L-lysine Chemical compound NCCCC[C@H](N)C(O)=O KDXKERNSBIXSRK-YFKPBYRVSA-N 0.000 description 1
- 102100033374 Leukotriene B4 receptor 1 Human genes 0.000 description 1
- 102100033375 Leukotriene B4 receptor 2 Human genes 0.000 description 1
- 102000003680 Leukotriene B4 receptors Human genes 0.000 description 1
- 108090000093 Leukotriene B4 receptors Proteins 0.000 description 1
- 239000002841 Lewis acid Substances 0.000 description 1
- 239000012448 Lithium borohydride Substances 0.000 description 1
- 102100021926 Low-density lipoprotein receptor-related protein 5 Human genes 0.000 description 1
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 1
- 239000004472 Lysine Substances 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- DTXXSJZBSTYZKE-ZDQKKZTESA-N Maxacalcitol Chemical compound C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@@H](OCCC(C)(C)O)C)=C\C=C1\C[C@@H](O)C[C@H](O)C1=C DTXXSJZBSTYZKE-ZDQKKZTESA-N 0.000 description 1
- 108010047230 Member 1 Subfamily B ATP Binding Cassette Transporter Proteins 0.000 description 1
- WYZDXEKUWRCKOB-YDSAWKJFSA-N Mestanolone Chemical compound C([C@@H]1CC2)C(=O)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@](C)(O)[C@@]2(C)CC1 WYZDXEKUWRCKOB-YDSAWKJFSA-N 0.000 description 1
- 206010027476 Metastases Diseases 0.000 description 1
- GCKMFJBGXUYNAG-HLXURNFRSA-N Methyltestosterone Chemical compound C1CC2=CC(=O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@](C)(O)[C@@]1(C)CC2 GCKMFJBGXUYNAG-HLXURNFRSA-N 0.000 description 1
- 241000699666 Mus <mouse, genus> Species 0.000 description 1
- 208000010428 Muscle Weakness Diseases 0.000 description 1
- 206010028289 Muscle atrophy Diseases 0.000 description 1
- 206010028372 Muscular weakness Diseases 0.000 description 1
- 201000003793 Myelodysplastic syndrome Diseases 0.000 description 1
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 1
- LENCZFPVMMXHOU-UHFFFAOYSA-N N-methoxy-N-methyl-2-[3-(2-thiophen-3-ylethynyl)phenyl]acetamide Chemical compound CON(C(CC1=CC(=CC=C1)C#CC1=CSC=C1)=O)C LENCZFPVMMXHOU-UHFFFAOYSA-N 0.000 description 1
- 206010028980 Neoplasm Diseases 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 239000000020 Nitrocellulose Substances 0.000 description 1
- FOQNZKVYNNCTKO-UHFFFAOYSA-N O-(2-chloroethyl) chloromethanethioate Chemical compound ClC(=S)OCCCl FOQNZKVYNNCTKO-UHFFFAOYSA-N 0.000 description 1
- 208000002565 Open Fractures Diseases 0.000 description 1
- AHLPHDHHMVZTML-UHFFFAOYSA-N Orn-delta-NH2 Natural products NCCCC(N)C(O)=O AHLPHDHHMVZTML-UHFFFAOYSA-N 0.000 description 1
- UTJLXEIPEHZYQJ-UHFFFAOYSA-N Ornithine Natural products OC(=O)C(C)CCCN UTJLXEIPEHZYQJ-UHFFFAOYSA-N 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 206010031252 Osteomyelitis Diseases 0.000 description 1
- 102000008108 Osteoprotegerin Human genes 0.000 description 1
- 108010035042 Osteoprotegerin Proteins 0.000 description 1
- 101150053185 P450 gene Proteins 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 101150014691 PPARA gene Proteins 0.000 description 1
- 102000003982 Parathyroid hormone Human genes 0.000 description 1
- 108090000445 Parathyroid hormone Proteins 0.000 description 1
- 229920001710 Polyorthoester Polymers 0.000 description 1
- 208000037062 Polyps Diseases 0.000 description 1
- 239000004793 Polystyrene Substances 0.000 description 1
- 239000004372 Polyvinyl alcohol Substances 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- 208000007541 Preleukemia Diseases 0.000 description 1
- 208000004210 Pressure Ulcer Diseases 0.000 description 1
- IWYDHOAUDWTVEP-UHFFFAOYSA-N R-2-phenyl-2-hydroxyacetic acid Natural products OC(=O)C(O)C1=CC=CC=C1 IWYDHOAUDWTVEP-UHFFFAOYSA-N 0.000 description 1
- 238000002123 RNA extraction Methods 0.000 description 1
- 206010037802 Radius fracture Diseases 0.000 description 1
- IIDJRNMFWXDHID-UHFFFAOYSA-N Risedronic acid Chemical compound OP(=O)(O)C(P(O)(O)=O)(O)CC1=CC=CN=C1 IIDJRNMFWXDHID-UHFFFAOYSA-N 0.000 description 1
- 108091006207 SLC-Transporter Proteins 0.000 description 1
- 102000037054 SLC-Transporter Human genes 0.000 description 1
- 241000607142 Salmonella Species 0.000 description 1
- 101100437750 Schizosaccharomyces pombe (strain 972 / ATCC 24843) blt1 gene Proteins 0.000 description 1
- BLRPTPMANUNPDV-UHFFFAOYSA-N Silane Chemical compound [SiH4] BLRPTPMANUNPDV-UHFFFAOYSA-N 0.000 description 1
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 1
- 102100025747 Sphingosine 1-phosphate receptor 3 Human genes 0.000 description 1
- 101710155457 Sphingosine 1-phosphate receptor 3 Proteins 0.000 description 1
- LKAJKIOFIWVMDJ-IYRCEVNGSA-N Stanazolol Chemical compound C([C@@H]1CC[C@H]2[C@@H]3CC[C@@]([C@]3(CC[C@@H]2[C@@]1(C)C1)C)(O)C)C2=C1C=NN2 LKAJKIOFIWVMDJ-IYRCEVNGSA-N 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- 108010049264 Teriparatide Proteins 0.000 description 1
- YTPLMLYBLZKORZ-UHFFFAOYSA-N Thiophene Chemical group C=1C=CSC=1 YTPLMLYBLZKORZ-UHFFFAOYSA-N 0.000 description 1
- 108020004440 Thymidine kinase Proteins 0.000 description 1
- 206010070863 Toxicity to various agents Diseases 0.000 description 1
- 108010009583 Transforming Growth Factors Proteins 0.000 description 1
- 102000009618 Transforming Growth Factors Human genes 0.000 description 1
- 229930003316 Vitamin D Natural products 0.000 description 1
- QYSXJUFSXHHAJI-XFEUOLMDSA-N Vitamin D3 Natural products C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@H](C)CCCC(C)C)=C/C=C1\C[C@@H](O)CCC1=C QYSXJUFSXHHAJI-XFEUOLMDSA-N 0.000 description 1
- 241001660687 Xantho Species 0.000 description 1
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 1
- SMEGJBVQLJJKKX-HOTMZDKISA-N [(2R,3S,4S,5R,6R)-5-acetyloxy-3,4,6-trihydroxyoxan-2-yl]methyl acetate Chemical compound CC(=O)OC[C@@H]1[C@H]([C@@H]([C@H]([C@@H](O1)O)OC(=O)C)O)O SMEGJBVQLJJKKX-HOTMZDKISA-N 0.000 description 1
- FJWGYAHXMCUOOM-QHOUIDNNSA-N [(2s,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6s)-4,5-dinitrooxy-2-(nitrooxymethyl)-6-[(2r,3r,4s,5r,6s)-4,5,6-trinitrooxy-2-(nitrooxymethyl)oxan-3-yl]oxyoxan-3-yl]oxy-3,5-dinitrooxy-6-(nitrooxymethyl)oxan-4-yl] nitrate Chemical compound O([C@@H]1O[C@@H]([C@H]([C@H](O[N+]([O-])=O)[C@H]1O[N+]([O-])=O)O[C@H]1[C@@H]([C@@H](O[N+]([O-])=O)[C@H](O[N+]([O-])=O)[C@@H](CO[N+]([O-])=O)O1)O[N+]([O-])=O)CO[N+](=O)[O-])[C@@H]1[C@@H](CO[N+]([O-])=O)O[C@@H](O[N+]([O-])=O)[C@H](O[N+]([O-])=O)[C@H]1O[N+]([O-])=O FJWGYAHXMCUOOM-QHOUIDNNSA-N 0.000 description 1
- QHLITPHIARVDJI-UHFFFAOYSA-N [1-[4-(2-naphthalenyl)-2-pyrimidinyl]-4-piperidinyl]methanamine Chemical compound C1CC(CN)CCN1C1=NC=CC(C=2C=C3C=CC=CC3=CC=2)=N1 QHLITPHIARVDJI-UHFFFAOYSA-N 0.000 description 1
- RZZDRSHFIVOQAF-UHFFFAOYSA-N [4-(5-diphenylphosphanyl-1,3-benzodioxol-4-yl)-1,3-benzodioxol-5-yl]-diphenylphosphane Chemical compound C=12OCOC2=CC=C(P(C=2C=CC=CC=2)C=2C=CC=CC=2)C=1C1=C2OCOC2=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RZZDRSHFIVOQAF-UHFFFAOYSA-N 0.000 description 1
- OCBFFGCSTGGPSQ-UHFFFAOYSA-N [CH2]CC Chemical compound [CH2]CC OCBFFGCSTGGPSQ-UHFFFAOYSA-N 0.000 description 1
- CIUQDSCDWFSTQR-UHFFFAOYSA-N [C]1=CC=CC=C1 Chemical compound [C]1=CC=CC=C1 CIUQDSCDWFSTQR-UHFFFAOYSA-N 0.000 description 1
- PBCJIPOGFJYBJE-UHFFFAOYSA-N acetonitrile;hydrate Chemical compound O.CC#N PBCJIPOGFJYBJE-UHFFFAOYSA-N 0.000 description 1
- 229940081735 acetylcellulose Drugs 0.000 description 1
- 230000036982 action potential Effects 0.000 description 1
- 125000002252 acyl group Chemical group 0.000 description 1
- YKIOKAURTKXMSB-UHFFFAOYSA-N adams's catalyst Chemical compound O=[Pt]=O YKIOKAURTKXMSB-UHFFFAOYSA-N 0.000 description 1
- 230000032683 aging Effects 0.000 description 1
- 230000001476 alcoholic effect Effects 0.000 description 1
- 229940062527 alendronate Drugs 0.000 description 1
- OFHCOWSQAMBJIW-AVJTYSNKSA-N alfacalcidol Chemical compound C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@H](C)CCCC(C)C)=C\C=C1\C[C@@H](O)C[C@H](O)C1=C OFHCOWSQAMBJIW-AVJTYSNKSA-N 0.000 description 1
- 229960002535 alfacalcidol Drugs 0.000 description 1
- 125000001931 aliphatic group Chemical group 0.000 description 1
- 238000005904 alkaline hydrolysis reaction Methods 0.000 description 1
- 125000004450 alkenylene group Chemical group 0.000 description 1
- 125000004414 alkyl thio group Chemical group 0.000 description 1
- 125000002947 alkylene group Chemical group 0.000 description 1
- 125000004419 alkynylene group Chemical group 0.000 description 1
- OBETXYAYXDNJHR-UHFFFAOYSA-N alpha-ethylcaproic acid Natural products CCCCC(CC)C(O)=O OBETXYAYXDNJHR-UHFFFAOYSA-N 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 229910052782 aluminium Inorganic materials 0.000 description 1
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- VZTDIZULWFCMLS-UHFFFAOYSA-N ammonium formate Chemical compound [NH4+].[O-]C=O VZTDIZULWFCMLS-UHFFFAOYSA-N 0.000 description 1
- 230000037005 anaesthesia Effects 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 239000003957 anion exchange resin Substances 0.000 description 1
- RDOXTESZEPMUJZ-UHFFFAOYSA-N anisole Chemical compound COC1=CC=CC=C1 RDOXTESZEPMUJZ-UHFFFAOYSA-N 0.000 description 1
- 230000002421 anti-septic effect Effects 0.000 description 1
- 229940064004 antiseptic throat preparations Drugs 0.000 description 1
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 1
- 239000012300 argon atmosphere Substances 0.000 description 1
- 229950005529 arzoxifene Drugs 0.000 description 1
- MCGDSOGUHLTADD-UHFFFAOYSA-N arzoxifene Chemical compound C1=CC(OC)=CC=C1C1=C(OC=2C=CC(OCCN3CCCCC3)=CC=2)C2=CC=C(O)C=C2S1 MCGDSOGUHLTADD-UHFFFAOYSA-N 0.000 description 1
- 235000003704 aspartic acid Nutrition 0.000 description 1
- 125000004429 atom Chemical group 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- RQPZNWPYLFFXCP-UHFFFAOYSA-L barium dihydroxide Chemical compound [OH-].[OH-].[Ba+2] RQPZNWPYLFFXCP-UHFFFAOYSA-L 0.000 description 1
- 229910001863 barium hydroxide Inorganic materials 0.000 description 1
- 229960000817 bazedoxifene Drugs 0.000 description 1
- UCJGJABZCDBEDK-UHFFFAOYSA-N bazedoxifene Chemical compound C=1C=C(OCCN2CCCCCC2)C=CC=1CN1C2=CC=C(O)C=C2C(C)=C1C1=CC=C(O)C=C1 UCJGJABZCDBEDK-UHFFFAOYSA-N 0.000 description 1
- 230000006399 behavior Effects 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-N benzenesulfonic acid Chemical compound OS(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-N 0.000 description 1
- 229940092714 benzenesulfonic acid Drugs 0.000 description 1
- UREZNYTWGJKWBI-UHFFFAOYSA-M benzethonium chloride Chemical compound [Cl-].C1=CC(C(C)(C)CC(C)(C)C)=CC=C1OCCOCC[N+](C)(C)CC1=CC=CC=C1 UREZNYTWGJKWBI-UHFFFAOYSA-M 0.000 description 1
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 1
- OQFSQFPPLPISGP-UHFFFAOYSA-N beta-carboxyaspartic acid Natural products OC(=O)C(N)C(C(O)=O)C(O)=O OQFSQFPPLPISGP-UHFFFAOYSA-N 0.000 description 1
- 239000003613 bile acid Substances 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 239000000560 biocompatible material Substances 0.000 description 1
- 229920002988 biodegradable polymer Polymers 0.000 description 1
- 239000004621 biodegradable polymer Substances 0.000 description 1
- 239000002639 bone cement Substances 0.000 description 1
- 210000002798 bone marrow cell Anatomy 0.000 description 1
- 229940036811 bone meal Drugs 0.000 description 1
- 239000002374 bone meal Substances 0.000 description 1
- 230000010478 bone regeneration Effects 0.000 description 1
- MCQRPQCQMGVWIQ-UHFFFAOYSA-N boron;methylsulfanylmethane Chemical compound [B].CSC MCQRPQCQMGVWIQ-UHFFFAOYSA-N 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 125000004063 butyryl group Chemical group O=C([*])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 230000001126 calcilytic effect Effects 0.000 description 1
- BBBFJLBPOGFECG-VJVYQDLKSA-N calcitonin Chemical compound N([C@H](C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC=1NC=NC=1)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)NCC(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H]([C@@H](C)O)C(=O)N1[C@@H](CCC1)C(N)=O)C(C)C)C(=O)[C@@H]1CSSC[C@H](N)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H]([C@@H](C)O)C(=O)N1 BBBFJLBPOGFECG-VJVYQDLKSA-N 0.000 description 1
- 229960003773 calcitonin (salmon synthetic) Drugs 0.000 description 1
- 229960005084 calcitriol Drugs 0.000 description 1
- 235000020964 calcitriol Nutrition 0.000 description 1
- 239000011612 calcitriol Substances 0.000 description 1
- GMRQFYUYWCNGIN-NKMMMXOESA-N calcitriol Chemical compound C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@@H](CCCC(C)(C)O)C)=C\C=C1\C[C@@H](O)C[C@H](O)C1=C GMRQFYUYWCNGIN-NKMMMXOESA-N 0.000 description 1
- VSGNNIFQASZAOI-UHFFFAOYSA-L calcium acetate Chemical compound [Ca+2].CC([O-])=O.CC([O-])=O VSGNNIFQASZAOI-UHFFFAOYSA-L 0.000 description 1
- 239000001639 calcium acetate Substances 0.000 description 1
- 235000011092 calcium acetate Nutrition 0.000 description 1
- 229960005147 calcium acetate Drugs 0.000 description 1
- 229910000019 calcium carbonate Inorganic materials 0.000 description 1
- 229960003563 calcium carbonate Drugs 0.000 description 1
- 235000010216 calcium carbonate Nutrition 0.000 description 1
- 239000001110 calcium chloride Substances 0.000 description 1
- 229910001628 calcium chloride Inorganic materials 0.000 description 1
- 229960002713 calcium chloride Drugs 0.000 description 1
- 235000011148 calcium chloride Nutrition 0.000 description 1
- FNAQSUUGMSOBHW-UHFFFAOYSA-H calcium citrate Chemical compound [Ca+2].[Ca+2].[Ca+2].[O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O.[O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O FNAQSUUGMSOBHW-UHFFFAOYSA-H 0.000 description 1
- 239000001354 calcium citrate Substances 0.000 description 1
- 229960004256 calcium citrate Drugs 0.000 description 1
- AXCZMVOFGPJBDE-UHFFFAOYSA-L calcium dihydroxide Chemical compound [OH-].[OH-].[Ca+2] AXCZMVOFGPJBDE-UHFFFAOYSA-L 0.000 description 1
- 239000004227 calcium gluconate Substances 0.000 description 1
- 235000013927 calcium gluconate Nutrition 0.000 description 1
- 229960004494 calcium gluconate Drugs 0.000 description 1
- FUFJGUQYACFECW-UHFFFAOYSA-L calcium hydrogenphosphate Chemical compound [Ca+2].OP([O-])([O-])=O FUFJGUQYACFECW-UHFFFAOYSA-L 0.000 description 1
- 239000000920 calcium hydroxide Substances 0.000 description 1
- 229910001861 calcium hydroxide Inorganic materials 0.000 description 1
- MKJXYGKVIBWPFZ-UHFFFAOYSA-L calcium lactate Chemical compound [Ca+2].CC(O)C([O-])=O.CC(O)C([O-])=O MKJXYGKVIBWPFZ-UHFFFAOYSA-L 0.000 description 1
- 239000001527 calcium lactate Substances 0.000 description 1
- 235000011086 calcium lactate Nutrition 0.000 description 1
- 229960002401 calcium lactate Drugs 0.000 description 1
- NEEHYRZPVYRGPP-UHFFFAOYSA-L calcium;2,3,4,5,6-pentahydroxyhexanoate Chemical compound [Ca+2].OCC(O)C(O)C(O)C(O)C([O-])=O.OCC(O)C(O)C(O)C(O)C([O-])=O NEEHYRZPVYRGPP-UHFFFAOYSA-L 0.000 description 1
- 201000011510 cancer Diseases 0.000 description 1
- 150000001718 carbodiimides Chemical class 0.000 description 1
- 150000001721 carbon Chemical group 0.000 description 1
- 235000011089 carbon dioxide Nutrition 0.000 description 1
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 1
- 230000002612 cardiopulmonary effect Effects 0.000 description 1
- 230000015556 catabolic process Effects 0.000 description 1
- 238000004113 cell culture Methods 0.000 description 1
- 239000006143 cell culture medium Substances 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 229920002301 cellulose acetate Polymers 0.000 description 1
- 239000000919 ceramic Substances 0.000 description 1
- DDPFHDCZUJFNAT-PZPWKVFESA-N chembl2104402 Chemical compound N([C@H](C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC=1N=CNC=1)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N1[C@@H](CCC1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](C(C)C)C(=O)NCC(=O)N[C@@H](C)C(=O)NCC(=O)N[C@@H]([C@@H](C)O)C(=O)N1[C@@H](CCC1)C(N)=O)C(C)C)C(=O)[C@@H]1CCCCCC(=O)N[C@@H](CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H]([C@@H](C)O)C(=O)N1 DDPFHDCZUJFNAT-PZPWKVFESA-N 0.000 description 1
- 239000007810 chemical reaction solvent Substances 0.000 description 1
- 125000000068 chlorophenyl group Chemical group 0.000 description 1
- 238000013375 chromatographic separation Methods 0.000 description 1
- 238000004587 chromatography analysis Methods 0.000 description 1
- 210000000349 chromosome Anatomy 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- ACSIXWWBWUQEHA-UHFFFAOYSA-N clodronic acid Chemical compound OP(O)(=O)C(Cl)(Cl)P(O)(O)=O ACSIXWWBWUQEHA-UHFFFAOYSA-N 0.000 description 1
- 229960002286 clodronic acid Drugs 0.000 description 1
- 229920001436 collagen Polymers 0.000 description 1
- 229960005188 collagen Drugs 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 229940035811 conjugated estrogen Drugs 0.000 description 1
- 238000007796 conventional method Methods 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- OXBLHERUFWYNTN-UHFFFAOYSA-M copper(I) chloride Chemical compound [Cu]Cl OXBLHERUFWYNTN-UHFFFAOYSA-M 0.000 description 1
- NKNDPYCGAZPOFS-UHFFFAOYSA-M copper(i) bromide Chemical compound Br[Cu] NKNDPYCGAZPOFS-UHFFFAOYSA-M 0.000 description 1
- DOBRDRYODQBAMW-UHFFFAOYSA-N copper(i) cyanide Chemical compound [Cu+].N#[C-] DOBRDRYODQBAMW-UHFFFAOYSA-N 0.000 description 1
- 238000012937 correction Methods 0.000 description 1
- 238000005520 cutting process Methods 0.000 description 1
- 231100000135 cytotoxicity Toxicity 0.000 description 1
- 230000003013 cytotoxicity Effects 0.000 description 1
- VRLDVERQJMEPIF-UHFFFAOYSA-N dbdmh Chemical compound CC1(C)N(Br)C(=O)N(Br)C1=O VRLDVERQJMEPIF-UHFFFAOYSA-N 0.000 description 1
- ILLHQJIJCRNRCJ-UHFFFAOYSA-N dec-1-yne Chemical compound CCCCCCCCC#C ILLHQJIJCRNRCJ-UHFFFAOYSA-N 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 238000006731 degradation reaction Methods 0.000 description 1
- 239000000645 desinfectant Substances 0.000 description 1
- 238000001514 detection method Methods 0.000 description 1
- 206010012601 diabetes mellitus Diseases 0.000 description 1
- 235000019700 dicalcium phosphate Nutrition 0.000 description 1
- YNHIGQDRGKUECZ-UHFFFAOYSA-N dichloropalladium;triphenylphosphanium Chemical compound Cl[Pd]Cl.C1=CC=CC=C1[PH+](C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1[PH+](C=1C=CC=CC=1)C1=CC=CC=C1 YNHIGQDRGKUECZ-UHFFFAOYSA-N 0.000 description 1
- 229940043279 diisopropylamine Drugs 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- BADXJIPKFRBFOT-UHFFFAOYSA-N dimedone Chemical compound CC1(C)CC(=O)CC(=O)C1 BADXJIPKFRBFOT-UHFFFAOYSA-N 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 125000002147 dimethylamino group Chemical group [H]C([H])([H])N(*)C([H])([H])[H] 0.000 description 1
- XEYBRNLFEZDVAW-ARSRFYASSA-N dinoprostone Chemical compound CCCCC[C@H](O)\C=C\[C@H]1[C@H](O)CC(=O)[C@@H]1C\C=C/CCCC(O)=O XEYBRNLFEZDVAW-ARSRFYASSA-N 0.000 description 1
- ZZFKAZHZSSJSSE-UHFFFAOYSA-L disodium;[(cycloheptylamino)-[hydroxy(oxido)phosphoryl]methyl]-hydroxyphosphinate;hydrate Chemical compound O.[Na+].[Na+].OP(O)(=O)C(P([O-])([O-])=O)NC1CCCCCC1 ZZFKAZHZSSJSSE-UHFFFAOYSA-L 0.000 description 1
- 239000006185 dispersion Substances 0.000 description 1
- 239000012153 distilled water Substances 0.000 description 1
- 238000002592 echocardiography Methods 0.000 description 1
- 108700032313 elcatonin Proteins 0.000 description 1
- 229960000756 elcatonin Drugs 0.000 description 1
- FZEXGDDBXLBRTD-SJSKTVLPSA-N eldecalcitol Chemical compound C1(/[C@@H]2CC[C@@H]([C@]2(CCC1)C)[C@@H](CCCC(C)(C)O)C)=C\C=C1\C[C@H](O)[C@H](OCCCO)[C@@H](O)C1=C FZEXGDDBXLBRTD-SJSKTVLPSA-N 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- QTTMOCOWZLSYSV-QWAPEVOJSA-M equilin sodium sulfate Chemical compound [Na+].[O-]S(=O)(=O)OC1=CC=C2[C@H]3CC[C@](C)(C(CC4)=O)[C@@H]4C3=CCC2=C1 QTTMOCOWZLSYSV-QWAPEVOJSA-M 0.000 description 1
- 125000004185 ester group Chemical group 0.000 description 1
- 229960005309 estradiol Drugs 0.000 description 1
- 229930182833 estradiol Natural products 0.000 description 1
- 229960001348 estriol Drugs 0.000 description 1
- PROQIPRRNZUXQM-ZXXIGWHRSA-N estriol Chemical compound OC1=CC=C2[C@H]3CC[C@](C)([C@H]([C@H](O)C4)O)[C@@H]4[C@@H]3CCC2=C1 PROQIPRRNZUXQM-ZXXIGWHRSA-N 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- LTZIDDFSJAUSCP-UHFFFAOYSA-N ethyl 2-(3-chlorothiophen-2-yl)acetate Chemical compound ClC1=C(SC=C1)CC(=O)OCC LTZIDDFSJAUSCP-UHFFFAOYSA-N 0.000 description 1
- DJLUGWFUVRDHLO-UHFFFAOYSA-N ethyl 4,5-dimethyl-6-oxo-7-propyl-7,8-dihydrocyclopenta[e][1]benzofuran-2-carboxylate Chemical compound O=C1C(CCC)CC2=C1C(C)=C(C)C1=C2C=C(C(=O)OCC)O1 DJLUGWFUVRDHLO-UHFFFAOYSA-N 0.000 description 1
- 229920001249 ethyl cellulose Polymers 0.000 description 1
- 235000019325 ethyl cellulose Nutrition 0.000 description 1
- 229940009626 etidronate Drugs 0.000 description 1
- 230000003203 everyday effect Effects 0.000 description 1
- 210000003414 extremity Anatomy 0.000 description 1
- 231100000013 eye irritation Toxicity 0.000 description 1
- 230000035558 fertility Effects 0.000 description 1
- 230000008175 fetal development Effects 0.000 description 1
- 229950003499 fibrin Drugs 0.000 description 1
- 210000002950 fibroblast Anatomy 0.000 description 1
- 239000012530 fluid Substances 0.000 description 1
- 229940091249 fluoride supplement Drugs 0.000 description 1
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 1
- 238000004108 freeze drying Methods 0.000 description 1
- 239000001530 fumaric acid Substances 0.000 description 1
- 235000011087 fumaric acid Nutrition 0.000 description 1
- 230000006870 function Effects 0.000 description 1
- 210000001156 gastric mucosa Anatomy 0.000 description 1
- 231100001014 gastrointestinal tract lesion Toxicity 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229940014259 gelatin Drugs 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 230000024924 glomerular filtration Effects 0.000 description 1
- 239000008103 glucose Substances 0.000 description 1
- 239000004220 glutamic acid Substances 0.000 description 1
- 235000013922 glutamic acid Nutrition 0.000 description 1
- 239000003102 growth factor Substances 0.000 description 1
- 239000003324 growth hormone secretagogue Substances 0.000 description 1
- 230000009931 harmful effect Effects 0.000 description 1
- CBCIHIVRDWLAME-UHFFFAOYSA-N hexanitrodiphenylamine Chemical compound [O-][N+](=O)C1=CC([N+](=O)[O-])=CC([N+]([O-])=O)=C1NC1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O CBCIHIVRDWLAME-UHFFFAOYSA-N 0.000 description 1
- 125000003104 hexanoyl group Chemical group O=C([*])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- IKDUDTNKRLTJSI-UHFFFAOYSA-N hydrazine monohydrate Substances O.NN IKDUDTNKRLTJSI-UHFFFAOYSA-N 0.000 description 1
- 229910000042 hydrogen bromide Inorganic materials 0.000 description 1
- 238000007327 hydrogenolysis reaction Methods 0.000 description 1
- 229940071870 hydroiodic acid Drugs 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 1
- 229910052588 hydroxylapatite Inorganic materials 0.000 description 1
- 229940015872 ibandronate Drugs 0.000 description 1
- 210000003692 ilium Anatomy 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 230000001976 improved effect Effects 0.000 description 1
- 238000000338 in vitro Methods 0.000 description 1
- 238000000099 in vitro assay Methods 0.000 description 1
- 229950006971 incadronic acid Drugs 0.000 description 1
- 230000001939 inductive effect Effects 0.000 description 1
- 239000011261 inert gas Substances 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 230000031146 intracellular signal transduction Effects 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000010255 intramuscular injection Methods 0.000 description 1
- 239000007927 intramuscular injection Substances 0.000 description 1
- 238000007912 intraperitoneal administration Methods 0.000 description 1
- 238000011835 investigation Methods 0.000 description 1
- 229960005431 ipriflavone Drugs 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- 229940035429 isobutyl alcohol Drugs 0.000 description 1
- 238000010829 isocratic elution Methods 0.000 description 1
- 239000007951 isotonicity adjuster Substances 0.000 description 1
- 150000002576 ketones Chemical class 0.000 description 1
- 230000003907 kidney function Effects 0.000 description 1
- 229960002367 lasofoxifene Drugs 0.000 description 1
- GXESHMAMLJKROZ-IAPPQJPRSA-N lasofoxifene Chemical compound C1([C@@H]2[C@@H](C3=CC=C(C=C3CC2)O)C=2C=CC(OCCN3CCCC3)=CC=2)=CC=CC=C1 GXESHMAMLJKROZ-IAPPQJPRSA-N 0.000 description 1
- 150000007517 lewis acids Chemical class 0.000 description 1
- 239000008297 liquid dosage form Substances 0.000 description 1
- AFRJJFRNGGLMDW-UHFFFAOYSA-N lithium amide Chemical compound [Li+].[NH2-] AFRJJFRNGGLMDW-UHFFFAOYSA-N 0.000 description 1
- YNESATAKKCNGOF-UHFFFAOYSA-N lithium bis(trimethylsilyl)amide Chemical compound [Li+].C[Si](C)(C)[N-][Si](C)(C)C YNESATAKKCNGOF-UHFFFAOYSA-N 0.000 description 1
- WGOPGODQLGJZGL-UHFFFAOYSA-N lithium;butane Chemical compound [Li+].CC[CH-]C WGOPGODQLGJZGL-UHFFFAOYSA-N 0.000 description 1
- XBEREOHJDYAKDA-UHFFFAOYSA-N lithium;propane Chemical compound [Li+].CC[CH2-] XBEREOHJDYAKDA-UHFFFAOYSA-N 0.000 description 1
- 239000003509 long acting drug Substances 0.000 description 1
- 239000006210 lotion Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 230000036210 malignancy Effects 0.000 description 1
- 229960002510 mandelic acid Drugs 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- 238000001819 mass spectrum Methods 0.000 description 1
- 230000008774 maternal effect Effects 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- 239000002609 medium Substances 0.000 description 1
- 229960004616 medroxyprogesterone Drugs 0.000 description 1
- FRQMUZJSZHZSGN-HBNHAYAOSA-N medroxyprogesterone Chemical compound C([C@@]12C)CC(=O)C=C1[C@@H](C)C[C@@H]1[C@@H]2CC[C@]2(C)[C@@](O)(C(C)=O)CC[C@H]21 FRQMUZJSZHZSGN-HBNHAYAOSA-N 0.000 description 1
- 238000002779 membrane potential assay Methods 0.000 description 1
- DKHGMERMDICWDU-GHDNBGIDSA-N menaquinone-4 Chemical compound C1=CC=C2C(=O)C(C/C=C(C)/CC/C=C(C)/CC/C=C(C)/CCC=C(C)C)=C(C)C(=O)C2=C1 DKHGMERMDICWDU-GHDNBGIDSA-N 0.000 description 1
- 235000009491 menaquinone-4 Nutrition 0.000 description 1
- 239000011676 menaquinone-4 Substances 0.000 description 1
- 229960005481 menatetrenone Drugs 0.000 description 1
- 108020004999 messenger RNA Proteins 0.000 description 1
- 229950008604 mestanolone Drugs 0.000 description 1
- 230000004060 metabolic process Effects 0.000 description 1
- 230000037323 metabolic rate Effects 0.000 description 1
- 210000001037 metacarpus Anatomy 0.000 description 1
- 230000009401 metastasis Effects 0.000 description 1
- 229960003578 metenolone Drugs 0.000 description 1
- 229920003145 methacrylic acid copolymer Polymers 0.000 description 1
- ANJQEDFWRSLVBR-VHUDCFPWSA-N methenolone Chemical compound C1C[C@@H]2[C@@]3(C)C(C)=CC(=O)C[C@@H]3CC[C@H]2[C@@H]2CC[C@H](O)[C@]21C ANJQEDFWRSLVBR-VHUDCFPWSA-N 0.000 description 1
- UZKWTJUDCOPSNM-UHFFFAOYSA-N methoxybenzene Substances CCCCOC=C UZKWTJUDCOPSNM-UHFFFAOYSA-N 0.000 description 1
- LBWHZPRKYVQZCD-FQEVSTJZSA-N methyl (3S)-3-(2-methoxyethoxymethoxy)-4-[3-(2-thiophen-3-ylethynyl)phenyl]butanoate Chemical compound COCCOCO[C@H](CC(=O)OC)CC1=CC(=CC=C1)C#CC1=CSC=C1 LBWHZPRKYVQZCD-FQEVSTJZSA-N 0.000 description 1
- JITPXZBRACHPPX-INIZCTEOSA-N methyl (3S)-3-hydroxy-4-[3-(2-thiophen-3-ylethynyl)phenyl]butanoate Chemical compound O[C@H](CC(=O)OC)CC1=CC(=CC=C1)C#CC1=CSC=C1 JITPXZBRACHPPX-INIZCTEOSA-N 0.000 description 1
- BGHOBAIQWKEGPY-JTQLQIEISA-N methyl (3S)-4-(3-bromophenyl)-3-hydroxybutanoate Chemical compound BrC=1C=C(C=CC=1)C[C@@H](CC(=O)OC)O BGHOBAIQWKEGPY-JTQLQIEISA-N 0.000 description 1
- INLSGSQEXWWHGA-UHFFFAOYSA-N methyl 4-(3-bromophenyl)-3-oxobutanoate Chemical compound COC(=O)CC(=O)CC1=CC=CC(Br)=C1 INLSGSQEXWWHGA-UHFFFAOYSA-N 0.000 description 1
- CGDJSMQAZORMAB-UHFFFAOYSA-N methyl 4-bromo-5-(2-bromoethyl)thiophene-2-carboxylate Chemical compound BrC=1C=C(SC=1CCBr)C(=O)OC CGDJSMQAZORMAB-UHFFFAOYSA-N 0.000 description 1
- VFJVEOIVZSXVGO-UHFFFAOYSA-N methyl 4-bromo-5-(2-hydroxyethyl)thiophene-2-carboxylate Chemical compound BrC=1C=C(SC=1CCO)C(=O)OC VFJVEOIVZSXVGO-UHFFFAOYSA-N 0.000 description 1
- HUEUNPXPDKZLLV-UHFFFAOYSA-N methyl 4-bromo-5-[2-(2-oxo-1,3,4-thiadiazinan-3-yl)ethyl]thiophene-2-carboxylate Chemical compound BrC=1C=C(SC=1CCN1C(SCCN1)=O)C(=O)OC HUEUNPXPDKZLLV-UHFFFAOYSA-N 0.000 description 1
- ROLBDXHETKSJJT-UHFFFAOYSA-N methyl 4-chloro-5-(2-hydroxyethyl)thiophene-2-carboxylate Chemical compound ClC=1C=C(SC=1CCO)C(=O)OC ROLBDXHETKSJJT-UHFFFAOYSA-N 0.000 description 1
- ZMEXPBHOMKRGFB-UHFFFAOYSA-N methyl 4-chloro-5-[2-(2-oxo-1,3,4-thiadiazinan-3-yl)ethyl]thiophene-2-carboxylate Chemical compound ClC=1C=C(SC=1CCN1C(SCCN1)=O)C(=O)OC ZMEXPBHOMKRGFB-UHFFFAOYSA-N 0.000 description 1
- MRNLTENFJASGKO-UHFFFAOYSA-N methyl 5-(2-bromoethyl)-4-chlorothiophene-2-carboxylate Chemical compound ClC=1C=C(SC=1CCBr)C(=O)OC MRNLTENFJASGKO-UHFFFAOYSA-N 0.000 description 1
- NHBKMSUQACJWTE-UHFFFAOYSA-N methyl 5-(2-bromoethyl)thiophene-2-carboxylate Chemical compound COC(=O)C1=CC=C(CCBr)S1 NHBKMSUQACJWTE-UHFFFAOYSA-N 0.000 description 1
- KWCUWTQSYNUJFE-UHFFFAOYSA-N methyl 5-[2-(2-oxo-1,3,4-thiadiazinan-3-yl)ethyl]thiophene-2-carboxylate Chemical compound O=C1SCCNN1CCC1=CC=C(S1)C(=O)OC KWCUWTQSYNUJFE-UHFFFAOYSA-N 0.000 description 1
- CEBWADRTYWPRMZ-UHFFFAOYSA-N methyl 5-[2-[amino(2-chloroethylsulfanylcarbonyl)amino]ethyl]-4-bromothiophene-2-carboxylate Chemical compound BrC=1C=C(SC=1CCN(N)C(=O)SCCCl)C(=O)OC CEBWADRTYWPRMZ-UHFFFAOYSA-N 0.000 description 1
- LAJQUCLDWMWKPT-UHFFFAOYSA-N methyl 5-[2-[amino(2-chloroethylsulfanylcarbonyl)amino]ethyl]-4-chlorothiophene-2-carboxylate Chemical compound ClC=1C=C(SC=1CCN(N)C(=O)SCCCl)C(=O)OC LAJQUCLDWMWKPT-UHFFFAOYSA-N 0.000 description 1
- RMCQRPYKKSRKIL-UHFFFAOYSA-N methyl 5-[2-[amino(2-chloroethylsulfanylcarbonyl)amino]ethyl]thiophene-2-carboxylate Chemical compound ClCCSC(=O)N(N)CCC1=CC=C(S1)C(=O)OC RMCQRPYKKSRKIL-UHFFFAOYSA-N 0.000 description 1
- GRVDJDISBSALJP-UHFFFAOYSA-N methyloxidanyl Chemical compound [O]C GRVDJDISBSALJP-UHFFFAOYSA-N 0.000 description 1
- 229960001566 methyltestosterone Drugs 0.000 description 1
- 210000001589 microsome Anatomy 0.000 description 1
- VMMKGHQPQIEGSQ-UHFFFAOYSA-N minodronic acid Chemical compound C1=CC=CN2C(CC(O)(P(O)(O)=O)P(O)(O)=O)=CN=C21 VMMKGHQPQIEGSQ-UHFFFAOYSA-N 0.000 description 1
- 229950011129 minodronic acid Drugs 0.000 description 1
- 239000003595 mist Substances 0.000 description 1
- 239000011259 mixed solution Substances 0.000 description 1
- 210000004877 mucosa Anatomy 0.000 description 1
- 230000020763 muscle atrophy Effects 0.000 description 1
- 201000000585 muscular atrophy Diseases 0.000 description 1
- 239000003471 mutagenic agent Substances 0.000 description 1
- 231100000707 mutagenic chemical Toxicity 0.000 description 1
- 230000003505 mutagenic effect Effects 0.000 description 1
- 210000004165 myocardium Anatomy 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- 229960004719 nandrolone Drugs 0.000 description 1
- NPAGDVCDWIYMMC-IZPLOLCNSA-N nandrolone Chemical compound O=C1CC[C@@H]2[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 NPAGDVCDWIYMMC-IZPLOLCNSA-N 0.000 description 1
- 239000006199 nebulizer Substances 0.000 description 1
- 210000000440 neutrophil Anatomy 0.000 description 1
- 239000002547 new drug Substances 0.000 description 1
- 150000002815 nickel Chemical class 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 229920001220 nitrocellulos Polymers 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- 230000024121 nodulation Effects 0.000 description 1
- XXUPLYBCNPLTIW-UHFFFAOYSA-N octadec-7-ynoic acid Chemical compound CCCCCCCCCCC#CCCCCCC(O)=O XXUPLYBCNPLTIW-UHFFFAOYSA-N 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- 239000003921 oil Substances 0.000 description 1
- 235000019198 oils Nutrition 0.000 description 1
- 238000009806 oophorectomy Methods 0.000 description 1
- 230000003287 optical effect Effects 0.000 description 1
- 125000001181 organosilyl group Chemical group [SiH3]* 0.000 description 1
- 229960003104 ornithine Drugs 0.000 description 1
- NIEHEMAZEULEKB-UHFFFAOYSA-N ortho-ethylanisole Natural products CCC1=CC=CC=C1OC NIEHEMAZEULEKB-UHFFFAOYSA-N 0.000 description 1
- 229960003969 ospemifene Drugs 0.000 description 1
- LUMKNAVTFCDUIE-VHXPQNKSSA-N ospemifene Chemical compound C1=CC(OCCO)=CC=C1C(\C=1C=CC=CC=1)=C(\CCCl)C1=CC=CC=C1 LUMKNAVTFCDUIE-VHXPQNKSSA-N 0.000 description 1
- 210000002997 osteoclast Anatomy 0.000 description 1
- 208000008798 osteoma Diseases 0.000 description 1
- 150000003891 oxalate salts Chemical class 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- KJIFKLIQANRMOU-UHFFFAOYSA-N oxidanium;4-methylbenzenesulfonate Chemical compound O.CC1=CC=C(S(O)(=O)=O)C=C1 KJIFKLIQANRMOU-UHFFFAOYSA-N 0.000 description 1
- CFHIDWOYWUOIHU-UHFFFAOYSA-N oxomethyl Chemical compound O=[CH] CFHIDWOYWUOIHU-UHFFFAOYSA-N 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 125000004430 oxygen atom Chemical group O* 0.000 description 1
- WRUUGTRCQOWXEG-UHFFFAOYSA-N pamidronate Chemical compound NCCC(O)(P(O)(O)=O)P(O)(O)=O WRUUGTRCQOWXEG-UHFFFAOYSA-N 0.000 description 1
- 229940046231 pamidronate Drugs 0.000 description 1
- 229960001319 parathyroid hormone Drugs 0.000 description 1
- 239000000199 parathyroid hormone Substances 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 230000036961 partial effect Effects 0.000 description 1
- 238000005192 partition Methods 0.000 description 1
- XYJRXVWERLGGKC-UHFFFAOYSA-D pentacalcium;hydroxide;triphosphate Chemical compound [OH-].[Ca+2].[Ca+2].[Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O XYJRXVWERLGGKC-UHFFFAOYSA-D 0.000 description 1
- 210000005259 peripheral blood Anatomy 0.000 description 1
- 239000011886 peripheral blood Substances 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- ISWSIDIOOBJBQZ-UHFFFAOYSA-N phenol group Chemical group C1(=CC=CC=C1)O ISWSIDIOOBJBQZ-UHFFFAOYSA-N 0.000 description 1
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- UEZVMMHDMIWARA-UHFFFAOYSA-M phosphonate Chemical compound [O-]P(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-M 0.000 description 1
- DHRLEVQXOMLTIM-UHFFFAOYSA-N phosphoric acid;trioxomolybdenum Chemical compound O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.O=[Mo](=O)=O.OP(O)(O)=O DHRLEVQXOMLTIM-UHFFFAOYSA-N 0.000 description 1
- 230000002165 photosensitisation Effects 0.000 description 1
- 230000035479 physiological effects, processes and functions Effects 0.000 description 1
- 230000035790 physiological processes and functions Effects 0.000 description 1
- 239000002504 physiological saline solution Substances 0.000 description 1
- 229920001200 poly(ethylene-vinyl acetate) Polymers 0.000 description 1
- 229920002401 polyacrylamide Polymers 0.000 description 1
- 229920001281 polyalkylene Polymers 0.000 description 1
- 229920000515 polycarbonate Polymers 0.000 description 1
- 239000004417 polycarbonate Substances 0.000 description 1
- 229920000728 polyester Polymers 0.000 description 1
- 235000010482 polyoxyethylene sorbitan monooleate Nutrition 0.000 description 1
- 229920000053 polysorbate 80 Polymers 0.000 description 1
- 229920002223 polystyrene Polymers 0.000 description 1
- 229920002451 polyvinyl alcohol Polymers 0.000 description 1
- ZUFQCVZBBNZMKD-UHFFFAOYSA-M potassium 2-ethylhexanoate Chemical compound [K+].CCCCC(CC)C([O-])=O ZUFQCVZBBNZMKD-UHFFFAOYSA-M 0.000 description 1
- 239000012286 potassium permanganate Substances 0.000 description 1
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 1
- WWTULTKUWBKVGV-UHFFFAOYSA-M potassium;3-methoxy-3-oxopropanoate Chemical compound [K+].COC(=O)CC([O-])=O WWTULTKUWBKVGV-UHFFFAOYSA-M 0.000 description 1
- 238000012746 preparative thin layer chromatography Methods 0.000 description 1
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 1
- 229940002612 prodrug Drugs 0.000 description 1
- 239000000651 prodrug Substances 0.000 description 1
- 239000000186 progesterone Substances 0.000 description 1
- 229960003387 progesterone Drugs 0.000 description 1
- 238000004393 prognosis Methods 0.000 description 1
- 230000002035 prolonged effect Effects 0.000 description 1
- 125000001325 propanoyl group Chemical group O=C([*])C([H])([H])C([H])([H])[H] 0.000 description 1
- 235000019260 propionic acid Nutrition 0.000 description 1
- FVSKHRXBFJPNKK-UHFFFAOYSA-N propionitrile Chemical compound CCC#N FVSKHRXBFJPNKK-UHFFFAOYSA-N 0.000 description 1
- 150000003166 prostaglandin E2 derivatives Chemical class 0.000 description 1
- 230000001012 protector Effects 0.000 description 1
- 238000000159 protein binding assay Methods 0.000 description 1
- 239000008213 purified water Substances 0.000 description 1
- IUVKMZGDUIUOCP-BTNSXGMBSA-N quinbolone Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)CC[C@@]21C)C1=CCCC1 IUVKMZGDUIUOCP-BTNSXGMBSA-N 0.000 description 1
- 229960004622 raloxifene Drugs 0.000 description 1
- GZUITABIAKMVPG-UHFFFAOYSA-N raloxifene Chemical compound C1=CC(O)=CC=C1C1=C(C(=O)C=2C=CC(OCCN3CCCCC3)=CC=2)C2=CC=C(O)C=C2S1 GZUITABIAKMVPG-UHFFFAOYSA-N 0.000 description 1
- 239000000376 reactant Substances 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- 238000001525 receptor binding assay Methods 0.000 description 1
- 230000011514 reflex Effects 0.000 description 1
- 238000010992 reflux Methods 0.000 description 1
- 230000006833 reintegration Effects 0.000 description 1
- 230000008327 renal blood flow Effects 0.000 description 1
- 230000008085 renal dysfunction Effects 0.000 description 1
- 238000009256 replacement therapy Methods 0.000 description 1
- 231100000101 reproductive and developmental toxicity testing Toxicity 0.000 description 1
- 230000027272 reproductive process Effects 0.000 description 1
- 230000036387 respiratory rate Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- QBERHIJABFXGRZ-UHFFFAOYSA-M rhodium;triphenylphosphane;chloride Chemical compound [Cl-].[Rh].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 QBERHIJABFXGRZ-UHFFFAOYSA-M 0.000 description 1
- 229940089617 risedronate Drugs 0.000 description 1
- 108010068072 salmon calcitonin Proteins 0.000 description 1
- 239000012266 salt solution Substances 0.000 description 1
- HFHDHCJBZVLPGP-UHFFFAOYSA-N schardinger α-dextrin Chemical compound O1C(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(O)C2O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC2C(O)C(O)C1OC2CO HFHDHCJBZVLPGP-UHFFFAOYSA-N 0.000 description 1
- 206010039722 scoliosis Diseases 0.000 description 1
- 229940095743 selective estrogen receptor modulator Drugs 0.000 description 1
- 230000001235 sensitizing effect Effects 0.000 description 1
- 238000005055 short column chromatography Methods 0.000 description 1
- 229910000077 silane Inorganic materials 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- 125000003808 silyl group Chemical group [H][Si]([H])([H])[*] 0.000 description 1
- 231100000121 skin sensitizing Toxicity 0.000 description 1
- 230000000391 smoking effect Effects 0.000 description 1
- 159000000000 sodium salts Chemical class 0.000 description 1
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 1
- JUJBNYBVVQSIOU-UHFFFAOYSA-M sodium;4-[2-(4-iodophenyl)-3-(4-nitrophenyl)tetrazol-2-ium-5-yl]benzene-1,3-disulfonate Chemical compound [Na+].C1=CC([N+](=O)[O-])=CC=C1N1[N+](C=2C=CC(I)=CC=2)=NC(C=2C(=CC(=CC=2)S([O-])(=O)=O)S([O-])(=O)=O)=N1 JUJBNYBVVQSIOU-UHFFFAOYSA-M 0.000 description 1
- 238000007921 solubility assay Methods 0.000 description 1
- 238000003797 solvolysis reaction Methods 0.000 description 1
- 229960004532 somatropin Drugs 0.000 description 1
- 125000006850 spacer group Chemical group 0.000 description 1
- 230000003595 spectral effect Effects 0.000 description 1
- 238000001228 spectrum Methods 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 229960000912 stanozolol Drugs 0.000 description 1
- 238000003756 stirring Methods 0.000 description 1
- 229940079488 strontium ranelate Drugs 0.000 description 1
- KVJIIORUFXGTFN-UHFFFAOYSA-L strontium;5-[bis(carboxymethyl)amino]-3-(carboxymethyl)-4-cyanothiophene-2-carboxylate Chemical compound [Sr+2].OC(=O)CN(CC(O)=O)C=1SC(C([O-])=O)=C(CC(O)=O)C=1C#N.OC(=O)CN(CC(O)=O)C=1SC(C([O-])=O)=C(CC(O)=O)C=1C#N KVJIIORUFXGTFN-UHFFFAOYSA-L 0.000 description 1
- 239000006190 sub-lingual tablet Substances 0.000 description 1
- 229940098466 sublingual tablet Drugs 0.000 description 1
- 239000000758 substrate Substances 0.000 description 1
- 125000000475 sulfinyl group Chemical group [*:2]S([*:1])=O 0.000 description 1
- 229910052717 sulfur Inorganic materials 0.000 description 1
- 125000004434 sulfur atom Chemical group 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 230000002194 synthesizing effect Effects 0.000 description 1
- 239000013076 target substance Substances 0.000 description 1
- 230000008685 targeting Effects 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- OGBMKVWORPGQRR-UMXFMPSGSA-N teriparatide Chemical compound C([C@H](NC(=O)[C@H](CCSC)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@@H](NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](NC(=O)[C@@H](N)CO)C(C)C)[C@@H](C)CC)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC=1N=CNC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](CC=1N=CNC=1)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC=1C=CC=CC=1)C(O)=O)C1=CNC=N1 OGBMKVWORPGQRR-UMXFMPSGSA-N 0.000 description 1
- 229960005460 teriparatide Drugs 0.000 description 1
- PUGUQINMNYINPK-UHFFFAOYSA-N tert-butyl 4-(2-chloroacetyl)piperazine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCN(C(=O)CCl)CC1 PUGUQINMNYINPK-UHFFFAOYSA-N 0.000 description 1
- QCIWZIYBBNEPKB-UHFFFAOYSA-N tert-butyl(dimethyl)silane Chemical compound C[SiH](C)C(C)(C)C QCIWZIYBBNEPKB-UHFFFAOYSA-N 0.000 description 1
- ISUKLHJEVOCKDK-UHFFFAOYSA-N tert-butyl-[2-(3-chlorothiophen-2-yl)ethoxy]-dimethylsilane Chemical compound ClC1=C(SC=C1)CCO[Si](C)(C)C(C)(C)C ISUKLHJEVOCKDK-UHFFFAOYSA-N 0.000 description 1
- 229960003604 testosterone Drugs 0.000 description 1
- CZDYPVPMEAXLPK-UHFFFAOYSA-N tetramethylsilane Chemical compound C[Si](C)(C)C CZDYPVPMEAXLPK-UHFFFAOYSA-N 0.000 description 1
- 150000003536 tetrazoles Chemical group 0.000 description 1
- 229940126585 therapeutic drug Drugs 0.000 description 1
- 238000002560 therapeutic procedure Methods 0.000 description 1
- VOVUARRWDCVURC-UHFFFAOYSA-N thiirane Chemical compound C1CS1 VOVUARRWDCVURC-UHFFFAOYSA-N 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- 230000000451 tissue damage Effects 0.000 description 1
- 231100000827 tissue damage Toxicity 0.000 description 1
- 125000003944 tolyl group Chemical group 0.000 description 1
- 238000002723 toxicity assay Methods 0.000 description 1
- 230000008736 traumatic injury Effects 0.000 description 1
- DBGVGMSCBYYSLD-UHFFFAOYSA-N tributylstannane Chemical compound CCCC[SnH](CCCC)CCCC DBGVGMSCBYYSLD-UHFFFAOYSA-N 0.000 description 1
- 235000013337 tricalcium citrate Nutrition 0.000 description 1
- IMNIMPAHZVJRPE-UHFFFAOYSA-N triethylenediamine Chemical compound C1CN2CCN1CC2 IMNIMPAHZVJRPE-UHFFFAOYSA-N 0.000 description 1
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 1
- UCPYLLCMEDAXFR-UHFFFAOYSA-N triphosgene Chemical compound ClC(Cl)(Cl)OC(=O)OC(Cl)(Cl)Cl UCPYLLCMEDAXFR-UHFFFAOYSA-N 0.000 description 1
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 238000002525 ultrasonication Methods 0.000 description 1
- 238000009281 ultraviolet germicidal irradiation Methods 0.000 description 1
- 241000701447 unidentified baculovirus Species 0.000 description 1
- 208000019206 urinary tract infection Diseases 0.000 description 1
- 125000003774 valeryl group Chemical group O=C([*])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 235000015112 vegetable and seed oil Nutrition 0.000 description 1
- 239000008158 vegetable oil Substances 0.000 description 1
- 238000009423 ventilation Methods 0.000 description 1
- 238000006886 vinylation reaction Methods 0.000 description 1
- PGOLTJPQCISRTO-UHFFFAOYSA-N vinyllithium Chemical compound [Li]C=C PGOLTJPQCISRTO-UHFFFAOYSA-N 0.000 description 1
- 235000019166 vitamin D Nutrition 0.000 description 1
- 239000011710 vitamin D Substances 0.000 description 1
- 229940046008 vitamin d Drugs 0.000 description 1
- PAPBSGBWRJIAAV-UHFFFAOYSA-N ε-Caprolactone Chemical compound O=C1CCCCCO1 PAPBSGBWRJIAAV-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing three or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines having two or more nitrogen atoms in the same ring, e.g. oxadiazines
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/54—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame
- A61K31/549—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one sulfur as the ring hetero atoms, e.g. sulthiame having two or more nitrogen atoms in the same ring, e.g. hydrochlorothiazide
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/08—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P41/00—Drugs used in surgical methods, e.g. surgery adjuvants for preventing adhesion or for vitreum substitution
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings
- C07D417/06—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Physical Education & Sports Medicine (AREA)
- Epidemiology (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Rheumatology (AREA)
- Surgery (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
Abstract
Se proporciona un compuesto novedoso que está representado por la fórmula general (1) y que tiene una excelente actividad agonista sobre los receptores EP4, o una sal del mismo, y un medicamento que contiene el compuesto o una sal del mismo como ingrediente activo, y que se puede usar para promover la osteogénesis o el tratamiento y/o promover la curación de fracturas óseas, o similares. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Compuestos que contienen resto de 2-oxo-1,3,4-tiadiazinan-3-ilo con actividad agonista del receptor EP4
Campo técnico
La presente invención se refiere a compuesto cíclicos de 6 miembros que contienen nitrógeno novedosos y a medicamentos que los usan como ingrediente activo.
Antecedentes técnicos
Una fractura ósea es una alteración en la que un hueso se interrumpe o deforma parcial o completamente mediante una fuerza externa dada debido a un accidente o caída. Las fracturas óseas se clasifican en fractura completa (rotura) y fractura incompleta (fisura), fractura simple (hay una línea de fractura) y fractura conminuta (rotura complicada de hueso), fractura cerrada (la parte fracturada no está expuesta fuera del organismo) y fractura abierta (la parte fracturada está expuesta fuera del organismo) o similares. Las fracturas óseas imponen graves problemas en las actividades de la vida cotidiana de los pacientes, y la curación de las mismas tarda un periodo de tiempo considerablemente largo, aunque depende de la parte fracturada y de la presencia o ausencia de deslizamiento (dislocación) del hueso. Una alteración de la consolidación del hueso sin corrección de la dislocación se denomina "consolidación defectuosa". En cuanto a alteraciones de fractura ósea, aunque depende de la parte fracturada y el tipo de fractura ósea, pueden existir alteraciones tales como "consolidación retardada" en que la consolidación no se obtiene incluso de 3 a 9 meses después de lesionarse debido a diversos factores tales como envejecimiento, diabetes y tabaquismo, y "seudoarticulación" en que la consolidación no se obtiene incluso 9 meses después de lesionarse, y se sospecha detención del proceso de curación de la fractura. En casos tales como consolidación defectuosa, consolidación retardada y seudoarticulación, cursan con dolor o malestar, la curación funcional normal de las partes fracturadas no se obtiene y, por lo tanto, la calidad de vida de los pacientes con fractura se degrada notablemente.
Problemas considerados especialmente graves en el tratamiento de fracturas son las fracturas concomitantes con osteoporosis. Las fracturas concomitantes con osteoporosis frecuentemente se producen en las metáfisis de los huesos de las extremidades y la columna vertebral y, en particular, la fractura del cuello femoral, la fractura por compresión vertebral, la fractura del extremo distal del radio y la fractura del extremo proximal del húmero se consideran cuatro fracturas importantes observadas en osteoporosis. Las fracturas concomitantes con osteoporosis tienen el problema de que la reintegración de las mismas es difícil debido a la fragilidad el hueso, e incluso si se realiza osteosíntesis, apenas puede obtenerse suficiente estabilidad, y la fijación inapropiada provoca consolidación defectuosa, consolidación retardada y también seudoarticulación. Además, como las actividades diarias se restringen durante el periodo de tratamiento de una fractura, se induce una espiral negativa de reducción de masa ósea por inactividad y se acelera la atrofia muscular, y ello invita nuevamente a caídas y fracturas. En particular, el retardo de la curación normal de una fractura en el centro o fractura en el cuello femoral obliga a los pacientes a estar encamados. Las tasas incidentes de complicaciones diversas y cruciales tales como debilidad muscular, contractura articular, úlcera por decúbito, demencia, infección del aparato urinarios e hipofunción cardiopulmonar concurrentes a la inactividad sistémica en estos pacientes son extremadamente altas, y se ha informado de reducción significativa de la tasa de supervivencia después de la lesión (documento que no es patente 1).
Como se describe anteriormente, las fracturas, especialmente las fracturas concurrentes con osteoporosis, inducen degradación de la calidad de vida, complicaciones importantes y también influencia significativa en el pronóstico vital y, por lo tanto, plantan problemas sociales extremadamente graves tales como aumentos de los costes de asistencia sanitaria y la carga de cuidados. Los tratamientos de las fracturas actualmente se realizan devolviendo el estado del hueso al de la posición anatómica normal, y realizando fijación con el objetivo de obtener curación al nivel funcional antes de la lesión lo más posible mediante un mecanismo de proceso de restablecimiento del hueso normal evitando complicaciones tales como consolidación defectuosa, consolidación retardada y seudoarticulación.
En cuanto a tratamientos para promover positivamente la curación de fracturas, se usan aparatos de tratamiento ultrasónico de fracturas, y en cuanto a fármacos terapéuticos, se usan clínicamente preparaciones de proteína morfogenética ósea (BMP), preparaciones de hormona paratiroidea, preparaciones de factor de crecimiento de fibroblastos (FGF) y similares, o se han intentado aplicaciones clínicas de los mismos. Sin embargo, a pesar de los usos o intentos de uso de dicha diversidad de fármacos como se menciona anteriormente, el número de pacientes de enfermedades óseas, tales como fractura, crece continuamente cada año, por ejemplo, el número de pacientes con fractura del cuello femoral se supone en 1.700.000 en todo el mundo en 1990, y se prevé que aumente a 6.300.000 en 2050. A este respecto, se desea el desarrollo de nuevos fármacos innovadores que tengan efecto profiláctico y/o terapéutico para enfermedades óseas tales como fractura.
Se sabe que la prostaglandina E2 (en adelante abreviada como PGE2) tiene diversas funciones fisiológicas tales como acción productora de dolor y acción oxitócica, y también se sabe que desempeña una función importante en el metabolismo óseo. Cuando se añade PGE2 a un sistema de cultivo celular de médula, aumenta la actividad fosfatasa alcalina, que es un marcador de formación de nódulos calcificados similares al hueso y de diferenciación de osteoblastos. También se ha revelado que cuando realmente se administra PGE2 a animales de laboratorio tales como
ratas o seres humanos, se eleva la osteogénesis y aumenta la masa ósea. Además, cuando se administra PGE2 por vía tópica a un hueso en forma de preparación de liberación mantenida, se promueve la osteogénesis en el sitio de administración y, por lo tanto, puede esperarse un efecto promotor positivo de la osteogénesis de forma sistémica o local para PGE2.
Sin embargo, como PGE2 presenta reacciones secundarias tales como acción productora de dolor y acción oxitócica como se describe anteriormente, que debe evitarse para administración a largo plazo continua, se desea un derivado selectivo de PGE2 que actúa de forma segura y eficaz sobre los tejidos óseos. Por ejemplo, en cuanto a los receptores de PGE2 , cuatro tipos de ellos, receptores EP1, EP2 , EP3 y EP4 , se han presentado hasta ahora para ratón, rata, perro, ser humano y similares, y como los sitios de expresión de los mismos y los sistemas de transducción de señales intracelulares a activarse por ello son diferentes, se han creado compuestos selectivos para cada subtipo.
Se ha sugerido que, entre los cuatro tipos de receptores sobre los que actúa PGE2 , los receptores EP2 y EP4 desempeñan funciones importantes en el metabolismo óseo en las células y animales, y ambos se conjugan con la proteína Gs para aumentar el AMPc en osteoblastos. Se han desarrollado agonistas selectivos de EP2 , agonistas selectivos de EP4 y agonistas de EP2/EP4 hasta ahora, y se ha demostrado la acción significativa de osteogénesis o efecto promotor de la curación de fracturas de los mismos en modelos animales mediante administración sistémica o local. En cuanto a compuestos que actúan sobre los receptores de PGE, por ejemplo, se conocen los compuestos descritos en los documentos de patente 1 a 8.
Referencias de la técnica anterior
Documentos que son patente
Documento que es patente 1 publicación de patente internacional WO02/24647
Documento que es patente 2 publicación de patente internacional WO02/42268
Documento que es patente 3 publicación de patente internacional WO03/007941
Documento que es patente 4 publicación de patente internacional WO03/035064
Documento que es patente 5 publicación de patente internacional WO2004/063158
Documento que es patente 6 publicación de patente internacional WO2004/085430
Documento que es patente 7 patente de Estados Unidos n.° 6.747.037
Documento que es patente 8: publicación de patente internacional WO2006/080323; el documento US2007/060590 también describe compuestos que pueden usarse como agente promotor de la osteogénesis.
Documentos que no son patente
Documento que no es patente 1: C. Cooper et al., Am. J. Epidemiol., 137, 1001 -1005, 1993
Sumario de la invención
Objeto a conseguir por la invención
Un objeto a conseguir por la presente invención es proporcionar un compuesto novedoso que tenga actividad agonista del receptor EP4 superior. Preferiblemente, el objeto es proporcionar un compuesto novedoso que tenga una actividad agonista selectiva del receptor EP4 superior. Otro objeto es proporcionar un compuesto novedoso útil como ingrediente activo de un medicamento para tratamiento profiláctico y/o terapéutico de una enfermedad, que se refiere al agonismo del receptor EP4 , por ejemplo, un compuesto novedoso útil como ingrediente activo de un medicamento para tratamiento terapéutico de fracturas y/o promoción de curación de fracturas. Otro objeto más es proporcionar un medicamento que contenga dicho compuesto.
Medio para conseguir el objeto
Para conseguir los objetos mencionados anteriormente, los autores de la presente invención realizaron diversas investigaciones. Como resultado, descubrieron que los compuestos de la presente invención representados por la siguiente fórmula (1) tienen actividad agonista del receptor EP4 superior, en particular, los compuestos de acuerdo con una determinada realización de la presente invención tienen actividad agonista selectiva del receptor EP4 superior, y esos compuestos son útiles para tratamiento profiláctico y/o terapéutico de una enfermedad, que se refiere al agonismo del receptor EP4 , por ejemplo, tratamiento terapéutico y/o promoción de la curación de fracturas, y llegaron a conseguir la presente invención. Se considera que es preferible proporcionar un compuesto que tiene una actividad agonista selectiva del receptor EP4 por las siguientes razones. Concretamente, aunque se observa el receptor EP4 en osteoblastos y osteoclastos en osteoblastos cultivados humanos y tejidos óseos, no se ha detectado la expresión del receptor EP2 (P. Sarrazin, G et al. Prostaglandins Leukot. Essent. Fatty Acids, 64, 203-210, 2001; I. Fortier et al., Prostaglandins Leukot. Essent. Fatty Acids, 70, 431-439, 2004) y, por lo tanto, se considera que la diana más importante de PGE2 para la acción en tejidos óseos es el receptor EP4 , y un agonista selectivo del receptor EP4 puede ser un medicamento seguro y eficaz para el tratamiento de la osteoanagénesis. Por supuesto, los compuestos que tienen una actividad agonista del receptor EP2 no se excluyen de los compuestos de la presente invención.
La presente invención, por tanto, proporciona lo siguiente.
[1] Un compuesto representado por la siguiente fórmula general (1):
[Fórmula 1]

[en la que, en la fórmula (1),
R1 representa -H o halógeno;
Ar1 representa cualquier sustituyente seleccionado del grupo G1, que puede estar sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en -F y metilo (con la condición de que [Fórmula 2]

se excluyan),
en la que el grupo G1 es un grupo que consiste en
[Fórmula 3]

(a y b representan la dirección de unión);
Ar2 representa cualquier sustituyente seleccionado del grupo G2, que puede estar sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en ciano, -Cl, metilo, metoxi y fenilo (con la condición de que
[Fórmula 4]

se excluyan),
en la que el grupo G2 es un grupo que consiste en fenilo, tienilo, furilo y tiazolilo; y
* representa un carbono asimétrico],
o una sal del mismo.
[2] El compuesto o una sal del mismo de acuerdo con [1] mencionado anteriormente, en el que R1 es -H, -Cl o -Br.
[3] El compuesto o una sal del mismo de acuerdo con [2] mencionado anteriormente, en el que Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 5]

[3-2] El compuesto o una sal del mismo de acuerdo con [1] o [2] mencionado anteriormente, en el que Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 6]

[3-3] El compuesto o una sal del mismo de acuerdo con [1] o [2] mencionado anteriormente, en el que Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 7]

[4] El compuesto o una sal del mismo de acuerdo con [2] mencionado anteriormente, en el que Ar1 es
[Fórmula 8]

[4-2] El compuesto o una sal del mismo de acuerdo con [1] o [2] mencionado anteriormente, en el que Ar1 es [Fórmula 9]

[4-3] El compuesto o una sal del mismo de acuerdo con [1] o [2] mencionado anteriormente, en el que Ar1 es [Fórmula 10]

[4-4] El compuesto o una sal del mismo de acuerdo con [1] o [2] mencionado anteriormente, en el que Ar1 es [Fórmula 11]

[5] El compuesto o una sal del mismo de acuerdo con [3] o [4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 12]

[5-2] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 13]

Cuando los números de punto enumerados se indican con un intervalo tal como [1] a [4-4] mencionado anteriormente, y el intervalo incluye un punto indicado con un número que tiene un subnúmero tal como [3-2], se entiende que el punto indicado con el número que tiene un subnúmero tal como [3-2] también se menciona. Lo mismo será aplicable a las siguientes definiciones.
[6] El compuesto o una sal del mismo de acuerdo con [3] o [4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 14]

[6-2] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 15]
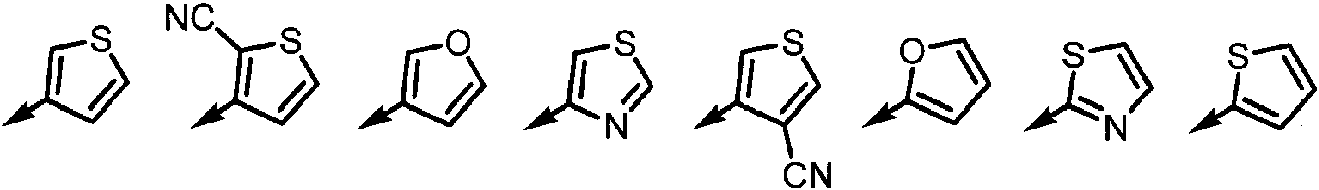
[7] El compuesto o una sal del mismo de acuerdo con [3] o [4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[
[7-2] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 17]

[7-3] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 18]

[7-4] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es
[Fórmula 19]

[7-5] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es
[Fórmula 20]

[7-6] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es
[Fórmula 21]
[7-7] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [4-4] mencionado anteriormente, en el que Ar2 es
[Fórmula 22]

[8] El compuesto o una sal del mismo de acuerdo con [7] mencionado anteriormente, en el que R1 es -H.
[8-2] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [7-7] mencionado anteriormente, en el que R1 es -H.
[9] El compuesto o una sal del mismo de acuerdo con [7] mencionado anteriormente, en el que R1 es -Cl.
[9-2] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [7-7] mencionado anteriormente, en el que R1 es -Cl.
[10] El compuesto o una sal del mismo de acuerdo con [7] mencionado anteriormente, en el que R1 es -Br.
[10-2] El compuesto o una sal del mismo de acuerdo con uno cualquiera de [1] a [7-7] mencionado anteriormente, en el que R1 es -Br.
[11] El compuesto o una sal del mismo de acuerdo con [1] mencionado anteriormente, en el que R1 es -H, -Cl o -Br; Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 23]

[11 -2] El compuesto o una sal del mismo de acuerdo con [1 ] mencionado anteriormente, en el que R1 es -H, -Cl o -Br; Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 25]
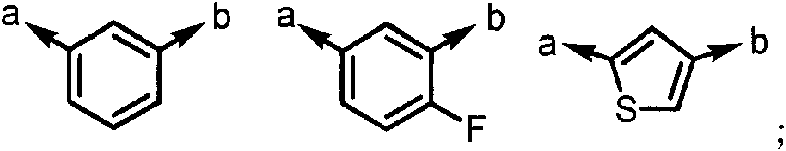
y
Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 26]

[11 -3] El compuesto o una sal del mismo de acuerdo con [1 ] mencionado anteriormente, en el que R1 es -H, -Cl o -Br; Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 27]

y
Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 28]

[11-4] El compuesto o una sal del mismo de acuerdo con [1] mencionado anteriormente, en el que R1 es-H, -Cl o -Br; Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 29]

Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 30]

[12] Cualquier compuesto seleccionado del siguiente grupo, o una sal del mismo;
[Fórmula 31]

[13] El compuesto mencionado a continuación, o una sal del mismo;
[Fórmula 32]

[15] El compuesto mencionado a continuación, o una sal del mismo;
[Fórmula 34]

[16] El compuesto mencionado a continuación, o una sal del mismo;
[Fórmula 35]

[17] El compuesto mencionado a continuación, o una sal del mismo;
[Fórmula 36]

[18] El compuesto mencionado a continuación, o una sal del mismo;
[Fórmula 37]

[19] El compuesto mencionado a continuación, o una sal del mismo;
[Fórmula 38]

[20] Un medicamento que contiene el compuesto de acuerdo con uno cualquiera de [1] a [19] mencionado anteriormente o una sal farmacéuticamente aceptable del mismo como ingrediente activo.
[21] El medicamento de acuerdo con [20] mencionado anteriormente, que es para tratamiento profiláctico y/o terapéutico de una enfermedad, que se refiere al agonismo del receptor EP4.
[22] El medicamento de acuerdo con [20] mencionado anteriormente, que es para promover la osteogénesis.
[23] El medicamento de acuerdo con [20] mencionado anteriormente, que es para tratamiento terapéutico y/o promover la curación de fracturas.
[24] El medicamento de acuerdo con [20] mencionado anteriormente, que es para tratamiento terapéutico y/o promover la curación de lesiones óseas.
[25] El medicamento de acuerdo con [20] mencionado anteriormente, que es para promover la consolidación de los
huesos.
[25-2] El medicamento de acuerdo con [25] mencionado anteriormente, que es para promover la consolidación de los huesos en la fijación de la columna vertebral.
[26] Un agonista de EP4 que contiene el compuesto de acuerdo con uno cualquiera de [1] a [19] mencionado anteriormente o una sal farmacéuticamente aceptable del mismo como ingrediente activo.
[27] Una composición farmacéutica para tratamiento terapéutico de fracturas, que contiene el compuesto de acuerdo con uno cualquiera de [1] a [19] mencionado anteriormente o una sal farmacéuticamente aceptable del mismo, y un vehículo farmacéuticamente aceptable.
[28] Una preparación de microesferas que contiene el compuesto de acuerdo con uno cualquiera de [1] a [19] mencionado anteriormente o una sal farmacéuticamente aceptable del mismo, y un copolímero de ácido láctico/ácido glicólico.
[29] El compuesto de acuerdo con uno cualquiera de [1] a [19] mencionado anteriormente o una sal farmacéuticamente aceptable del mismo, para su uso en el tratamiento terapéutico de fracturas.
Efecto de la invención
Los "compuestos representados por la fórmula (1) y sales de los mismos" (en adelante también denominados simplemente "los compuestos de la presente invención") tienen una actividad agonista del receptor EP4 superior. Los compuestos de la presente invención pueden usarse como ingrediente activo de un medicamento para el tratamiento profiláctico y/o terapéutico de una enfermedad, que se refiere al agonismo del receptor EP4 , por ejemplo, tratamiento terapéutico y/o promover la curación de fracturas. Como otra realización, los compuestos de la presente invención pueden usarse como reactivo que tiene una actividad agonista del receptor EP4.
Modos para realizar la invención
En lo sucesivo, la presente invención se explicará específicamente.
En la presente memoria descriptiva, el átomo de carbono puede representarse simplemente como "C", el átomo de hidrógeno como "H", el átomo de oxígeno como "O", el átomo de azufre como "S" y el átomo de nitrógeno como "N". Además, el grupo carbonilo puede representarse simplemente como "-C(O)-", el grupo carboxilo como "-COO-", el grupo sulfinilo como "-S(O)-", el grupo sulfonilo como "-S(O)2-", el enlace éter como "-O-" y el enlace tioéter como "-S-" (cada "-" en estos grupos indica un enlace).
En la presente memoria descriptiva, el alquilo que tiene de 1 a 4 átomos de carbono significa metilo, etilo, propilo, butilo o un isómero de los mismos [normal (n), iso, secundario (sec), terciario (t) y similares].
En la presente memoria descriptiva, el acilo que tiene de 2 a 6 átomos de carbono significa acetilo, propanoilo, butanoilo, pentanoilo, hexanoilo o un isómero de los mismos.
En la presente memoria descriptiva, el alcoxi que tiene de 1 a 4 átomos de carbono significa metoxi, etoxi, propoxi, butoxi o un isómero de los mismos.
En la presente memoria descriptiva, el halógeno significa fluoro (-F), cloro (-Cl), bromo (-Br) o yodo (-I).
En la presente invención, se incluyen todos los isómeros, salvo que se indique específicamente. Por ejemplo, el alquilo, alquenilo, alquinilo, alcoxi, alquiltio, alquileno, alquenileno y alquinileno incluyen grupos lineales y ramificados. Además, cualquiera de los isómeros basados en un doble enlace, anillo o anillo condensado (isómeros E o Z, o isómeros cis o trans), isómeros basados en la presencia de un carbono asimétrico y similares (isómero R o S, un isómero basado en configuración a o p, enantiómeros, diastereoisómeros y similares), sustancias ópticamente activas que muestran rotación óptica (isómeros D o L, o isómeros d o l), isómeros basados en la polaridad en separación cromatográfica (isómeros de alta polaridad o isómeros de baja polaridad), compuestos equilibrados, isómeros de rotación, mezclas de estos isómeros a relaciones arbitrarias, y racematos están dentro del alcance de la presente invención.
En la presente memoria descriptiva, como es evidente para los expertos en la materia, el símbolo:
[Fórmula 39]

indica que el enlace está en la parte posterior del plano (es decir, configuración a), el símbolo:
[Fórmula 40]
indica que el enlace está en la parte anterior del plano (es decir, configuración P), el símbolo:
[Fórmula 41]
significa configuración a o configuración P, o una mezcla de los mismos, y el símbolo:
[Fórmula 42]
significa una mezcla de configuración a y configuración P, salvo que se indique especialmente.
En lo sucesivo, los compuestos representados por la fórmula (1), o sales de los mismos se explicarán en detalle. R1 es, por ejemplo, -H o halógeno. De acuerdo con otra realización, R1 es, por ejemplo, -H, -Cl o -Br. De acuerdo con otra realización más, R1 es, por ejemplo, -H.
Ar1 es, por ejemplo, cualquier sustituyente seleccionado del grupo G1, que puede estar sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en -F y metilo (con la condición de que [Fórmula 43]

(a y b representan la dirección de unión).
De acuerdo con otra realización del grupo que consiste en -F y metilo mencionado anteriormente, el grupo consiste en, por ejemplo, -F, y de acuerdo con otra realización más, el grupo consiste en, por ejemplo, metilo.
De acuerdo con otra realización del grupo G1, el grupo consiste en, por ejemplo,
[Fórmula 45]

De acuerdo con otra realización de Ar1, Ar1 es, por ejemplo, cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 46]
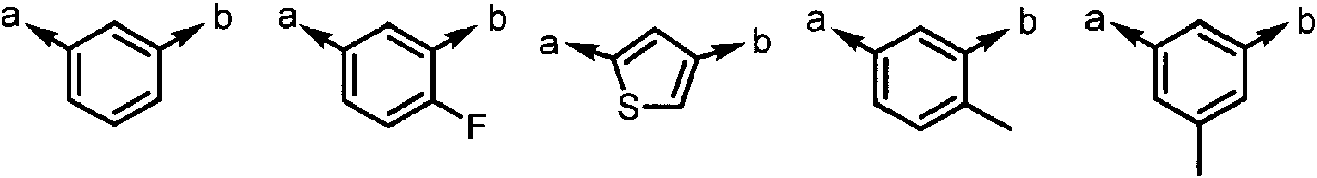
De acuerdo con otra realización más de Ar1, Ar1 es, por ejemplo, cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 47]

De acuerdo con otra realización más de Ar1, Ar1 es, por ejemplo,
[Fórmula 48]

De acuerdo con otra realización más de Ar1, Ar1 es, por ejemplo,
[Fórmula 49]

De acuerdo con otra realización más de Ar1, Ar1 es, por ejemplo,
[Fórmula 50]

Cuando Ar1 está sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en -F y metilo, de acuerdo con otra realización, Ar1 está sustituido, por ejemplo, con 1 o 2 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en -F y metilo, y de acuerdo con otra realización más, Ar1 está sustituido, por ejemplo, con uno de -F o metilo. Ar1 sin sustituir también es una realización preferida.
Ar2 es, por ejemplo, cualquier sustituyente seleccionado del grupo G2, que puede estar sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en ciano, -Cl, metilo, metoxi y fenilo (con la condición de que
[Fórmula 51]
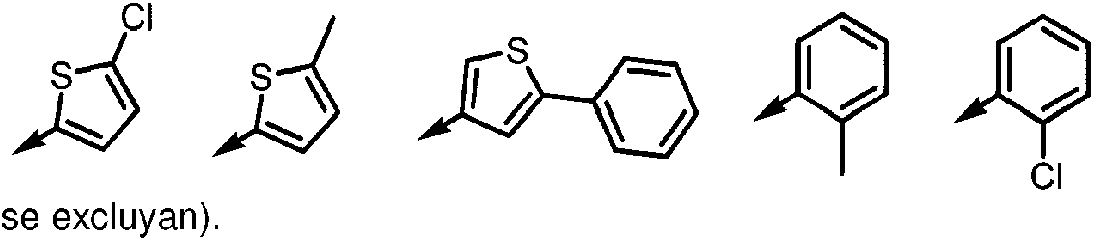
El grupo G2 mencionado anteriormente es un grupo que consiste en fenilo, tienilo, furilo y tiazolilo.
De acuerdo con otra realización del grupo que consiste en ciano, -Cl, metilo, metoxi y fenilo, el grupo consiste en, por ejemplo, ciano.
De acuerdo con otra realización del grupo G2, G2 es, por ejemplo, un grupo que consiste en tienilo y furilo.
De acuerdo con otra realización más del grupo G2, el grupo consiste en, por ejemplo, tienilo.
De acuerdo con otra realización de Ar2, Ar2 es, por ejemplo, cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 52]

De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo, cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 53]

De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo, cualquier sustituyente seleccionado del grupo que consiste en
[
De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo, cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 55]
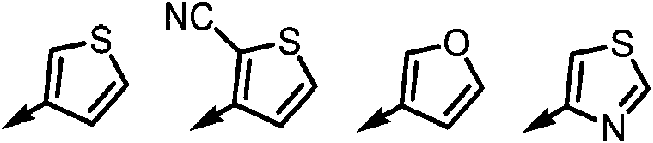
De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo,
[Fórmula 56]

De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo,
[Fórmula 57]

De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo,
[Fórmula 58]

De acuerdo con otra realización más de Ar2, Ar2 es, por ejemplo,
[Fórmula 59]

Cuando Ar2 está sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en ciano, -Cl, metilo, metoxi y fenilo, de acuerdo con otra realización, Ar2 está sustituido, por ejemplo, con 1 o 2 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en ciano, -Cl, metilo, metoxi y fenilo, y de acuerdo con otra realización más, Ar2 está sustituido, por ejemplo, con 1 de ciano, -Cl, metilo, metoxi o fenilo. Ar2 sin sustituir también es una realización preferida.
Como compuestos específicos que están dentro del alcance de la presente invención, pueden ejemplificarse los siguientes compuestos.
[Fórmula 60]

Como otros ejemplos específicos más de los compuestos que están dentro del alcance de la presente invención, pueden ejemplificarse los siguientes compuestos.
[Fórmula 61]

En esta memoria descriptiva, los "compuestos representados por la fórmula (1)" en general se entienden como los compuestos representados por la fórmula (1) en forma libre. Ejemplos de la sal de los mismos incluyen las siguientes sales.
El tipo de la sal de los compuestos representados por la fórmula (1) no está particularmente limitado, y puede ser una sal de adición de ácido, o una sal de adición de base, y puede estar en forma de un contraión intramolecular. En particular, cuando la sal se usa como ingrediente activo de un medicamento, la sal es preferiblemente una sal farmacéuticamente aceptable. Cuando la divulgación se prepara para su uso como medicamento en esta memoria descriptiva, la sal de los compuestos representados por la fórmula (1) habitualmente se entiende como una sal farmacéuticamente aceptable. Las sales de adición de ácido incluyen, por ejemplo, sales de adición de ácido con un ácido inorgánico tal como ácido clorhídrico, ácido bromhídrico, ácido yodhídrico, ácido sulfúrico, ácido nítrico y ácido fosfórico, y sales de adición de ácido con un ácido orgánico tal como ácido fórmico, ácido acético, ácido propiónico, ácido oxálico, ácido malónico, ácido succínico, ácido metanosulfónico, ácido etanosulfónico, ácido bencenosulfónico, ácido cítrico, ácido málico, ácido tartárico, ácido dibenzoiltartárico, ácido mandélico, ácido maleico, ácido fumárico, ácido aspártico y ácido glutámico. Como sales de adición de base, por ejemplo, pueden ejemplificarse sales de adición de base con una base inorgánica tal como sodio, potasio, magnesio, calcio y aluminio, sales de adición de base con una base orgánica tal como metilamina, 2-aminoetanol, arginina, lisina y ornitina y similares. Sin embargo, el tipo de la sal no se limita a estos, y puede seleccionarse apropiadamente, por supuesto, por los expertos en la materia. Los compuestos de la presente invención pueden estar en forma de hidrato. Los compuestos de la presente invención también pueden estar en forma de anhídrido.
Los compuestos de la presente invención pueden estar en forma de solvato. Los compuestos de la presente invención pueden estar también en forma no de solvato.
Los compuestos de la presente invención pueden estar en forma de cristal. Los compuestos de la presente invención pueden estar también en una forma amorfa.
Más específicamente, los compuestos de la presente invención incluyen anhídridos y no solvatos de los "compuestos representados por la fórmula (1)", hidratos y/o solvatos de los mismos, y cristales de los mismos.
Los compuestos de la presente invención también incluyen anhídridos y no solvatos de "sales de los compuestos representados por la fórmula (1)", hidratos y/o solvatos de las sales, y cristales de los mismos.
Los compuestos de la presente invención pueden tener un carbono asimétrico. La configuración estérica de dicho carbono asimétrico no está particularmente limitada, y puede estar en la configuración S o la configuración R, o una mezcla de las dos. Cualquier sustancia ópticamente activa basada en dicho carbono asimétrico en una forma pura, estereoisómeros tales como diastereoisómeros, mezclas arbitrarias de estereoisómeros, racematos y similares están todos dentro del alcance de los compuestos de la presente invención.
En particular, la configuración estérica del carbono asimétrico indicada con "*" en la fórmula (1) no está particularmente limitada. Sin embargo, la configuración mostrada a continuación es una de las realizaciones preferidas.
[Fórmula 62]

Cuando Ar1 es anillo de benceno entre los grupos del grupo G1, la configuración estérica en la fórmula anterior es la configuración S, y cuando Ar1 es anillo de tiofeno entre los grupos del grupo G1, la configuración estérica en la fórmula anterior es la configuración R.
<Métodos de preparación de los compuestos de la presente invención>
Los compuestos de la presente invención son compuestos novedosos no descritos en la bibliografía. Aunque los compuestos de la presente invención pueden prepararse mediante, por ejemplo, los siguientes métodos, el método de preparación de los compuestos de la presente invención no se limita a los siguientes métodos.
Aunque el tiempo de reacción en cada una de las reacciones no está particularmente limitado, el progreso de las reacciones puede controlarse fácilmente mediante métodos de análisis descritos posteriormente y, por lo tanto, las reacciones pueden terminarse cuando se obtiene el rendimiento máximo de la sustancia objetivo. Cada una de las reacciones puede realizarse en una atmósfera de gas inerte, por ejemplo, en un flujo de nitrógeno o flujo de argón, según se requiera. Cuando se necesita protección con un grupo protector y posterior desprotección en cada una de las reacciones, las reacciones pueden realizarse apropiadamente utilizando los métodos descritos a continuación.
Ejemplos del grupo protector usado en la presente invención incluyen los siguientes grupos: grupos protectores para grupo carboxilo (-COOH), grupos protectores para grupo hidroxilo (-OH), grupos protectores para un grupo alquinilo, grupos protectores para grupo amino (-NH2) y similares.
Ejemplos del grupo protector para grupo carboxilo incluyen, por ejemplo, un alquilo que tiene de 1 a 4 átomos de carbono, un alquenilo que tiene de 2 a 4 átomos de carbono, un alquilo que tiene de 1 a 4 átomos de carbono y sustituido con un alcoxi que tiene de 1 a 4 átomos de carbono, un alquilo que tiene de 1 a 4 átomos de carbono y sustituido con 1 a 3 halógenos y similares. Ejemplos específicos incluyen metilo, etilo, t-butilo, alilo, metoxietilo, tricloroetilo y similares.
Ejemplos de los grupos protectores para grupo hidroxilo incluyen, por ejemplo, un alquilo que tiene de 1 a 4 átomos de carbono, un alquenilo que tiene de 2 a 4 átomos de carbono, un alquilo que tiene de 1 a 4 átomos de carbono y sustituido con un alcoxi que tiene de 1 a 4 átomos de carbono, un alquilo que tiene de 1 a 4 átomos de carbono y sustituido con 1 a 3 halógenos, un sililo sustituido con tres de los mismos alquilos o diferentes que tienen de 1 a 4 átomos de carbono o fenilos, tetrahidropiranilo, tetrahidrofurilo, propargilo, grupo trimetilsililetilo y similares. Ejemplos específicos incluyen metilo, etilo, t-butilo, alilo, metoximetilo (MOM), metoxietilo (MEM), tricloroetilo, fenilo, metilfenilo, clorofenilo, bencilo, metilbencilo, clorobencilo, diclorobencilo, fluorobencilo, trifluorometilbencilo, nitrobencilo, metoxifenilo, N-metilaminobencilo, N,N-dimetilaminobencilo, fenacilo, tritilo, 1-etoxietilo (EE), tetrahidropiranilo (THP), tetrahidrofurilo, propargilo, trimetilsililo (TMS), trietilsililo (TES), t-butildimetilsililo (TBDMS), t-butildifenilsililo (TBDPS), acetilo (Ac), pivaloilo, benzoilo, aliloxicarbonilo (Alloc), 2,2,2-tricloroetoxicarbonilo (Troc) y similares.
Ejemplos de los grupos protectores para alquinilo incluyen trimetilsililo, 2-hidroxi-2-propilo y similares.
Ejemplos de los grupos protectores para grupo amino incluyen, por ejemplo, bencilo, metilbencilo, clorobencilo, diclorobencilo, fluorobencilo, trifluorometilbencilo, nitrobencilo, metoxifenilo, N-metilaminobencilo, N,N-dimetilaminobencilo, fenacilo, grupo acetilo, trifluoroacetilo, pivaloilo, benzoilo, aliloxicarbonilo, 2,2,2-tricloroetoxicarbonilo, benciloxicarbonilo, t-butoxicarbonilo (Boc), 1 -metil-1 -(4-bifenil)etoxicarbonilo (Bpoc), 9-fluorenilmetoxicarbonilo, benciloximetilo (BOM), 2-(trimetilsilil)etoximetilo (SEM) y similares.
Al retirar estos grupos protectores simultáneamente con la preparación o por etapas durante el proceso de preparación o en la etapa final, los compuestos protegidos pueden convertirse en compuestos objetivo. Las reacciones de protección y desprotección pueden realizarse de acuerdo con métodos conocidos tales como los métodos descritos en, por ejemplo, Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares, y pueden realizarse mediante, por ejemplo, los métodos de (1) a (6) mencionados a continuación y similares.
(1) La reacción de desprotección mediante hidrólisis alcalina se realiza, por ejemplo, haciendo reaccionar un compuesto protegido con una base en un disolvente polar. Ejemplos de la base usada en esta reacción incluyen, por ejemplo, bases de metales alcalinos tales como hidróxido de sodio, hidróxido de potasio, hidróxido de litio, hidróxido de bario, hidróxido de calcio, carbonato de sodio, carbonato de potasio, metóxido de sodio y t-butóxido de potasio, y bases orgánicas tales como trietilamina. Por ejemplo, habitualmente se usan en una cantidad de 1 a 20 veces molar, preferiblemente de 1 a 10 veces molar, basada en el reactante, cuando se usa una base de metal alcalino, o 1 vez molar hasta una cantidad en gran exceso, cuando se usa una base orgánica. En cuanto al disolvente de reacción, habitualmente se prefiere que la reacción se realice en un medio inactivo que no inhibe la reacción, preferiblemente un disolvente polar. Ejemplos de disolvente polar incluyen agua, metanol, etanol, tetrahidrofurano, dioxano y similares, y estos pueden usarse como una mezcla, según se requiera. En cuanto a la temperatura de reacción, se elige una temperatura adecuada, por ejemplo, de -10 °C a la temperatura de reflujo del disolvente. El tiempo de reacción es, por ejemplo, habitualmente de 0,5 a 72 horas, preferiblemente de 1 a 48 horas, cuando se usa una base de metal alcalino, o habitualmente de 5 horas a 14 días, cuando se usa una base orgánica. Sin embargo, el progreso de la reacción puede controlarse por cromatografía de capa fina (TLC), cromatografía de líquidos de alto rendimiento (HPLC) o similares y, por consiguiente, la reacción habitualmente puede terminarse cuando se obtiene el rendimiento máximo del compuesto objetivo.
(2) La reacción de desprotección en condiciones ácidas se realiza, por ejemplo, en un disolvente orgánico (diclorometano, cloroformo, dioxano, acetato de etilo, anisol y similares) en presencia de un ácido orgánico (ácido acético, ácido trifluoroacético, ácido metanosulfónico, ácido p-toluenosulfónico y similares), un ácido de Lewis (tribromuro de boro, trifluoruro de boro, bromuro de aluminio, cloruro de aluminio y similares), o un ácido inorgánico (ácido clorhídrico, ácido sulfúrico y similares), o una mezcla de los mismos (bromuro de hidrógeno/ácido acético y similares) a una temperatura de -10 a 100 °C. También hay un método de añadir etanotiol, 1,2-etanoditiol o similares como aditivo.
(3) La reacción de desprotección por hidrogenólisis se realiza, por ejemplo, en un disolvente [disolventes de tipo éter (tetrahidrofurano, dioxano, dimetoxietano, éter dietílico y similares), disolventes de tipo alcohol (metanol, etanol y similares), disolventes de tipo benceno (benceno, tolueno y similares), disolventes de tipo cetona (acetona, metil etil cetona y similares), disolventes de tipo nitrilo (acetonitrilo y similares), disolventes de tipo amida (dimetilformamida y similares), disolventes de tipo éster (acetato de etilo y similares), agua, ácido acético, mezclas de dos o más tipos de esos disolventes y similares] en presencia de un catalizador (paladio/carbono en polvo, óxido de platino (PtO2), níquel activado y similares) y una fuente de hidrógeno tal como gas hidrógeno de presión normal o presurizado, formiato amónico o hidrato de hidrazina a una temperatura de -10 a 60 °C.
(4) La reacción de desprotección de grupo sililo se realiza, por ejemplo, usando fluoruro de tetra-n-butilamonio o similares en un disolvente orgánico miscible en agua (tetrahidrofurano, acetonitrilo y similares) a una temperatura de -10 a 60 °C.
(5) La reacción de desprotección usando un metal se realiza, por ejemplo, en un disolvente ácido (ácido acético, tampón de pH 4,2 a 7,2, una mezcla de dicha solución y un disolvente orgánico tal como tetrahidrofurano) en presencia de polvo de cinc con o sin ultrasonicación a una temperatura de -10 a 60 °C.
(6) La reacción de desprotección usando un complejo metálico se realiza, por ejemplo, en un disolvente orgánico (diclorometano, dimetilformamida, tetrahidrofurano, acetato de etilo, acetonitrilo, dioxano, etanol y similares), agua o una mezcla de los mismos en presencia de un reactivo de retención (hidruro de tributilestaño, trietilsilano, dimedona, morfolina, dietilamina, pirrolidina y similares), un ácido orgánico (ácido acético, ácido fórmico, ácido 2-etilhexanoico y similares) y/o una sal de ácido orgánico (2-etilhexanoato de sodio, 2-etilhexanoato de potasio y similares) en presencia o ausencia de un reactivo de tipo fosfina (trifenilfosfina y similares) usando un complejo metálico [tetraquistrifenilfosfina paladio (0), dicloruro de bis(trifenilfosfina)paladio (II), acetato de paladio (II), cloruro de tris(trifenilfosfina) rodio(I) y similares] a una temperatura de -10 a 60 °C.
Los compuestos de la presente invención representados por la fórmula (1) pueden prepararse, por ejemplo, de acuerdo con las siguientes rutas de reacción. En los siguientes esquemas, "ETAPA" significa cada etapa, por ejemplo, "ETAPA 1-1" significa etapa 1-1.
Etapa 1-1
[Fórmula 63]

Los compuestos representados por la fórmula (1) pueden prepararse mediante desprotección de un compuesto representado por la fórmula (2) [en la fórmula (2), "Pro1" representa un grupo protector de carboxilo en la fórmula (1)] para el grupo protector Pro1. La reacción de desprotección puede realizarse de acuerdo con métodos conocidos, por ejemplo, los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares.
Pro1 no está particularmente limitado siempre que sea el grupo protector de carboxilo mencionado anteriormente, y ejemplos del mismo incluyen, por ejemplo, un alquilo que tiene de 1 a 4 átomos de carbono.
[Fórmula 64

Etapa 1-2
Los compuestos representados por la fórmula (2) pueden prepararse mediante desprotección de un compuesto representado por la fórmula (3) [en la fórmula (3), "Pro2" representa un grupo protector de grupo hidroxilo en la fórmula (1), y "Pro1" tiene el mismo significado que el definido anteriormente] para el grupo protector del compuesto representado por la fórmula (3). La reacción de desprotección puede realizarse de acuerdo con métodos conocidos, por ejemplo, los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares.
Aunque Pro2 no está limitado particularmente siempre que sea el grupo protector mencionado anteriormente de grupo hidroxilo, Pro2 es preferiblemente un grupo distinto de TMS para realizar selectivamente la desprotección para Pro2 con respecto a TMS en la fórmula (5). Ejemplos de Pro2 incluyen, por ejemplo, grupo ferc-butilo, grupo MOM, grupo MEM, grupo THP, grupo acetilo y grupo Tb DMS.
Etapa 1 -3
Los compuestos representados por la fórmula (3) pueden prepararse acoplando un compuesto representado por la fórmula (4) [en la fórmula (4), "Pro1" y "Pro2" tienen los mismos significados que los definidos anteriormente], y un compuesto representado por la fórmula (11) [en la fórmula (11), "hal1" representa bromo o yodo] en presencia de una base y un catalizador de paladio. En cuanto a la cantidad del compuesto representado por la fórmula (11) usado en la reacción del compuesto representado por la fórmula (4) y el compuesto representado por la fórmula (11), pueden usarse de 1/5 a 20 equivalentes, preferiblemente de 1/2 a 10 equivalentes, más preferiblemente de 1 a 5 equivalentes
del compuesto representado por la fórmula (11) con respecto al compuesto representado por la fórmula (4). Sin embargo, la cantidad del compuesto representado por la fórmula (11) a usar puede determinar apropiadamente tiendo en consideración la pureza, el rendimiento, la eficacia de purificación y similares del compuesto representado por la fórmula (4).
En cuanto a la base, por ejemplo, puede usarse carbonato de cesio, carbonato de sodio, carbonato de potasio y similares, y se prefiere carbonato de cesio. En cuanto a la cantidad de la base a usar, puede usarse en una cantidad de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (4), que sirve como material de partida.
En cuanto al catalizador de paladio, por ejemplo, pueden añadirse catalizadores comercializados tales como tetraquis(trifenilfosfina)paladio, tetraquis(metildifenilfosfina)paladio, diclorobis(trifenilfosfina)paladio, diclorobis(tri-otolilfosfina)paladio, diclorobis(triciclohexilfosfina)paladio, diclorobis(trietilfosfina)-paladio, acetato de paladio, cloruro de paladio, cloruro de bis(acetonitrilo)paladio, bis(dibencilidenoacetona)paladio, tris(dibencilidenoacetona)dipaladio y cloruro de bis(difenilfosfinoferroceno)paladio al sistema de reacción tal cual, o puede añadirse un catalizador preparado por separado de acetato de paladio, tris(dibencilidenoacetona)dipaladio o similares, y un ligando arbitrario y aislado. Puede prepararse un catalizador que se considere que realmente participa en el sistema de reacción mezclando acetato de paladio, tris(dibencilideno-acetona)dipaladio o similares, y un ligando arbitrario. La valencia del paladio puede ser 0 o 2. En particular, puede mencionarse cloruro de bis(acetonitrilo)paladio como ejemplo preferido.
En cuanto al ligando usado para preparar un catalizador de paladio a partir de un ligando arbitrario, se ejemplifican ligandos de fosfina tales como trifenilfosfina, tri(o-tolil)-fosfina, tri(ciclohexil)fosfina, tri(t-butil)fosfina, diciclohexilfenilfosfina, 1,1'-bis(di-t-butilfosfino)ferroceno, 2-diciclohexilfosfino-2'-dimetilamino-1,1'-bifenilo, 2-(di-tbutilfosfino)bifenilo, 2-(diciclohexil-fosfino)bifenilo, 2,2'-bis(difenilfosfino)-1,1 '-binaftilo, xantphos y tri(ferc-butil)fosfina. Se ejemplifican también 2-diciclohexilfosfino-2',6'-dimetoxibifenilo, 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo, 1,2,3,4,5-pentametil-1'-(di-t-butilfosfino)ferroceno) y similares, y puede mencionarse preferiblemente 2-diciclohexil-2',4',6'-triisopropilbifenilo.
Aunque la cantidad en equivalencia del catalizador de paladio a usar puede ser una cantidad equivalente o cantidad catalítica, es preferiblemente de un 0,01 % molar o más, más preferiblemente, especialmente de un 0,10 a un 50,0 % molar, basada en la cantidad del compuesto de partida. Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, N,N-dimetilformamida, N,N-dimetilacetamida, acetonitrilo, xileno, tolueno, 1,4-dioxano y tetrahidrofurano, y ejemplos preferidos incluyen acetonitrilo. También pueden usarse dos o más tipos de estos disolventes como mezcla. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -40 hasta 100 °C, preferiblemente a -20 °C hasta 60 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 1 -4
Los compuestos representados por la fórmula (4) pueden prepararse por desprotección selectiva de TMD de un compuesto representado por la fórmula (5) [en la fórmula (5), "Pro1" y "Pro2" tienen los mismos significados que los definidos anteriormente]. La reacción de desprotección puede realizarse de acuerdo con métodos conocidos, por ejemplo, los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares.
Específicamente, los compuestos pueden prepararse, por ejemplo, permitiendo que una base inorgánica actúe sobre un compuesto representado por la fórmula (5) en un disolvente orgánico. En cuanto a la base inorgánica, por ejemplo, puede usarse hidróxido de sodio, hidróxido de potasio, carbonato de cesio, carbonato de sodio, carbonato de potasio o similares, y se prefiere carbonato de potasio. En cuanto a la cantidad de la base a usar, la base puede usarse en una cantidad de cantidad equivalente a cantidad en exceso con respecto al compuesto representado por la fórmula (5), que sirve como material de partida, y la cantidad es, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes. Ejemplos del disolvente usado para la reacción incluyen metanol y etanol, y ejemplos preferidos incluyen metanol. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -20 hasta 60 °C, preferiblemente a 0 hasta 40 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 1 -5
Los compuestos representados por la fórmula (5) pueden prepararse acoplando un compuesto representado por la fórmula (6) [en la fórmula (6), "Pro1" y "Pro2" tienen los mismos significados que los definidos anteriormente, y "hal2" representa bromo o yodo] con un compuesto representado por la fórmula (13) en un disolvente orgánico en presencia de una base inorgánica. Los compuestos pueden prepararse de la misma manera que la de la etapa 1-3. En esta preparación, el compuesto representado por la fórmula (13) puede usarse en una cantidad de 1/5 a 20 equivalentes, preferiblemente de 1/2 a 10 equivalentes, más preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (6).
Etapa 1 -6
Los compuestos representados por la fórmula (6) pueden prepararse protegiendo el grupo hidroxilo de un compuesto representado por la fórmula (7) [en la fórmula (7), "Pro1" y "hal2" tienen los mismos significados que los definidos anteriormente]. La reacción de protección para grupo hidroxilo puede realizarse de acuerdo con métodos conocidos, por ejemplo, los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares. Aunque el grupo protector de grupo hidroxilo no está particularmente limitado siempre que se elija el grupo protector mencionado anteriormente de grupo hidroxilo, por ejemplo, puede usarse grupo ferc-butilo, grupo MOM, grupo MEM, grupo THP, grupo acetilo, grupo TBDMS y similares.
Etapa 1 -7
Los compuestos representados por la fórmula (7) pueden prepararse permitiendo que un agente reductor actúe sobre un compuesto representado por la fórmula (9) [en la fórmula (9), "Pro1" y "hal2" tienen los mismos significados que los definidos anteriormente] en un disolvente orgánico. En cuanto al agente reductor, por ejemplo, puede usarse borohidruro de sodio, borohidruro de litio, triacetoxiborohidruro, cianoborohidruro y similares, y se prefiere borohidruro de sodio. En cuanto a la cantidad del agente reductor a usar, puede usarse en una cantidad de 1/4 equivalentes a cantidad en exceso con respecto al compuesto representado por la fórmula (9), que sirve como material de partida, y la cantidad es, por ejemplo, de 1/4 a 10 equivalentes, preferible de 1 a 5 equivalentes. Ejemplos del disolvente orgánico usado para la reacción incluyen metanol, etanol, isopropanol y un disolvente mixto de estos con tetrahidrofurano, y ejemplos preferidos incluyen metanol. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -20 hasta 60 °C, preferiblemente a 0 hasta 40 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 1 -8
Los compuestos representados por la fórmula (9) pueden prepararse permitiendo que un compuesto representado por la fórmula (14) [en la fórmula (14), "hal2" tiene el mismo significado que el definido anteriormente] actúe sobre un compuesto representado por la fórmula (10) [en la fórmula (10), "Pro1" tiene el mismo significado que el definido anteriormente]. En cuanto a la cantidad del compuesto representado por la fórmula (14) a usar, puede usarse en una cantidad de cantidad equivalente a cantidad en exceso con respecto al compuesto representado por la fórmula (10), que sirve como material de partida, y la cantidad es, por ejemplo, de cantidad equivalente a 10 equivalentes, preferiblemente de 1 a 5 equivalentes. Ejemplos del disolvente usado para la reacción incluyen metanol, etanol, isopropanol y un disolvente mixto de estos con agua, y ejemplos preferidos incluyen etanol. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 0 hasta 120 °C, preferiblemente a 40 hasta 100 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 1 -9

Los compuestos representados por la fórmula (3) también pueden prepararse a partir de un compuesto representado por la fórmula (6) [en la fórmula (6), "Pro1", "Pro2" y "hal2" tienen los mismos significados que los definidos anteriormente], y un compuesto representado por la fórmula general (12) de la misma manera que la del método de la etapa 1 -3. En cuanto a la cantidad del compuesto representado por la fórmula (12) usado en este caso, puede usarse en una cantidad de 1/5 a 20 equivalentes, preferiblemente de 1/2 a 10 equivalentes, más preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (6).
Etapa 1-10
[Fórmula 66]

Los compuestos representados por la fórmula (2) también pueden prepararse a partir de un compuesto representado por la fórmula (8) [en la fórmula (8), "Pro1" tiene el mismo significado que el definido anteriormente] de la misma manera que el método de la etapa 1 -7.
Etapa 1-11

Los compuestos representados por la fórmula (8) se preparan acoplando un compuesto representado por la fórmula (9) en la que "hal2" es átomo de yodo [en la fórmula (9), "Pro1" tiene el mismo significado que el definido anteriormente], y un compuesto representado por la fórmula (12) en presencia de una base, un catalizador de cobre y un catalizador de paladio. En cuanto a la cantidad del compuesto representado por la fórmula (12) usado en la reacción del compuesto representado por la fórmula (9), y el compuesto representado por la fórmula (12), puede usarse en una cantidad de 1/5 a 20 equivalentes, preferiblemente de 1/2 a 10 equivalentes, más preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (9), pero puede determinarse apropiadamente teniendo en consideración la pureza, rendimiento, eficacia de purificación y similares del compuesto representado por la fórmula (8).
En cuanto a la base, por ejemplo, puede usarse trietilamina, dietilamina, diisopropilamina, diisopropiletilamina, morfolina, piperidina, piridina y similares, y se prefieren diesteraminas. En cuanto a la cantidad de la base a usar, puede usarse en una cantidad de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (9), que sirve como material de partida.
Ejemplos del catalizador de cobre incluyen, por ejemplo, yoduro de cobre (I), bromuro de cobre (I), cloruro de cobre (I) y similares, y se prefiere yoduro de cobre (I).
Aunque la cantidad en equivalencia del catalizador de cobre a usar puede ser una cantidad equivalente o cantidad catalítica, se prefiere un 0,01 % molar o más, de forma particularmente preferible de un 0,10 a un 50,0 % molar, basada en el compuesto de material de partida.
En cuanto al catalizador de paladio, por ejemplo, pueden añadirse catalizadores comercializados tales como tetraquis(trifenilfosfina)paladio, tetraquis(metildifenilfosfina)paladio, diclorobis(trifenilfosfina)paladio, diclorobis(tri-otolilfosfina)paladio, diclorobis(triciclohexilfosfina)paladio, diclorobis(trietilfosfina)-paladio, acetato de paladio, cloruro de paladio, cloruro de bis(acetonitrilo)paladio, bis(dibencilidenoacetona)paladio, tris(dibencilidenoacetona)dipaladio y cloruro de bis(difenilfosfinoferroceno)paladio al sistema de reacción tal cual, o puede añadirse un catalizador preparado por separado de acetato de paladio, tris(dibencilidenoacetona)dipaladio o similares, y un ligando arbitrario y aislado. Puede prepararse un catalizador que se considere que realmente participa en el sistema de reacción mezclando acetato de paladio, tris(dibencilidenoacetona)dipaladio o similares, y un ligando arbitrario. La valencia del paladio puede ser 0 o 2. En particular, puede mencionarse tetraquis(trifenilfosfina)paladio como ejemplo preferido. Cuando el catalizador de paladio se prepara a partir de un ligando arbitrario, pueden usarse los mismos ligandos que los ligandos ejemplificados para la etapa 1-3.
Aunque la cantidad en equivalencia del catalizador de paladio a usar puede ser una cantidad equivalente o una cantidad catalítica, es preferiblemente un 0,01 % molar o más, más preferiblemente, especialmente de un 0,10 a un 50,0 % molar, basada en el compuesto de material de partida.
Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, N,N-dimetilformam¡da, N,N-dimetilacetam¡da, acetonitrilo, xileno, tolueno, 1,4-dioxano, tetrahidrofurano y similares, o la reacción también puede realizarse sin disolvente. La reacción realizada sin disolvente es un ejemplo preferido. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -40 hasta 100 °C, preferiblemente a -20 hasta 60 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 1-12

Los compuestos representados por la fórmula (8) también pueden prepararse a partir de un compuesto representado por la fórmula (10) [en la fórmula (10), "Pro1" tiene el mismo significado que el definido anteriormente], y un compuesto representado por la fórmula (15) de la misma manera que la de la etapa 1 -8.
[Fórmula 69]

Los compuestos representados por la fórmula (10) pueden prepararse permitiendo que una base actúe sobre un compuesto representado por la fórmula (A1) [en la fórmula (A1), "Pro1" tiene el mismo significado que el definido anteriormente] en un disolvente orgánico. En cuanto a la base, por ejemplo, puede usarse hidróxido de sodio, hidróxido de potasio, carbonato de cesio, carbonato de sodio, hidrogenocarbonato de sodio, carbonato de potasio y similares, y se prefiere hidrogenocarbonato de sodio. La base puede usarse en una cantidad de cantidad equivalente a una cantidad en exceso, por ejemplo, de 1 a 20 equivalentes, preferiblemente de 1 a 10 equivalentes, con respecto al compuesto representado por la fórmula (10), que sirve como material de partida. Puede usarse yoduro de sodio como aditivo, y puede usarse en una cantidad de cantidad equivalente a una cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (10), que sirve como material de partida. Ejemplos del disolvente orgánico usado para la reacción incluyen N,N
dimetilformamida, N,N-dimetilacetamida, acetonitrilo, tolueno, tetrahidrofurano, 1,4-dioxano, éter dietílico y disolventes mixtos de estos, y ejemplos preferidos incluyen acetonitrilo. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 0 hasta 100 °C, preferiblemente a 20 hasta 60 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 2-2
Los compuestos representados por la fórmula (A1) pueden prepararse mediante desprotección de un compuesto representado por la fórmula (A2) [en la fórmula (A2), "Pro1" tiene el mismo significado que el definido anteriormente] para el grupo protector. La reacción de desprotección puede realizarse de acuerdo con métodos conocidos, por ejemplo, los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares.
Etapa 2-3
Los compuestos representados por la fórmula (A2) pueden prepararse permitiendo que un éster del ácido clorotiofórmico tal como clorotioformiato de 2-cloroetilo actúe sobre un compuesto representado por la fórmula (A3) [en la fórmula (A3), "Pro1" tiene el mismo significado que el definido anteriormente] en presencia de una base. El éster del ácido clorotiofórmico puede usarse en una cantidad de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 5 equivalentes, preferiblemente de 1 a 2 equivalentes, con respecto al compuesto representado por la fórmula (A2), que sirve como material de partida. En cuanto a la base a usar, por ejemplo, puede usarse carbonato de sodio, carbonato de potasio, hidrogenocarbonato de sodio, carbonato de cesio, hidróxido de sodio, diisopropiletilamina, trietilamina y similares, y se prefiere hidrogenocarbonato de sodio. Ejemplos del disolvente usado para la reacción incluyen diclorometano, tolueno, tetrahidrofurano, 1,4-dioxano, acetonitrilo y similares, y se prefiere diclorometano. En cuanto a la temperatura de reacción, la reacción puede realizarse a 0 hasta 100 °C, preferiblemente a 10 hasta 30 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 1 a 24 horas, preferiblemente de 2 a 4 horas.
Etapa 2-4
Los compuestos representados por la fórmula (A3) pueden prepararse permitiendo que t-butoxicarbonilhidrazina actúe sobre un compuesto representado por la fórmula (A4) [en la fórmula (A4), "Pro1" tiene el mismo significado que el definido anteriormente] en presencia de una base. En cuanto a la base a usar, por ejemplo, puede usarse carbonato de sodio, carbonato de potasio, hidrogenocarbonato de sodio, carbonato de cesio, hidróxido de sodio, diisopropiletilamina, trietilamina y similares, y se prefiere hidrogenocarbonato de sodio. La cantidad de la base a usar es, por ejemplo, de 1 a 20 equivalentes, preferiblemente de 3 a 5 equivalentes, con respecto al compuesto representado por la fórmula (A4), que sirve como material de partida. Puede usarse yoduro de sodio o similares como aditivo. Ejemplos del disolvente usado para la reacción incluyen acetonitrilo, propionitrilo, N,N-dimetilformamida, dimetilsulfóxido, N-metilpirrolidona y similares que pueden usarse, y ejemplos preferidos incluyen acetonitrilo. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a temperatura ambiente hasta 150 °C, preferiblemente a 70 °C hasta 100 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, de 3 a 36 horas, preferiblemente de 3 a 18 horas.
Etapa 2-5
Los compuestos representados por la fórmula (A4) pueden prepararse sustituyendo un átomo de bromo en el lugar del grupo hidroxilo de un compuesto representado por la fórmula (A5) [en la fórmula (A5), "Pro1" tiene el mismo significado que el definido anteriormente]. La reacción para sustituir un átomo de bromo puede realizarse permitiendo que tetrabromuro de carbono, N-bromosuccinimida o similares actúe sobre el compuesto en presencia de trifenilfosfina o similares. La cantidad de trifenilfosfina a usar es, por ejemplo, de 1 a 5 equivalentes, preferiblemente de 1 a 2 equivalentes, con respecto al compuesto representado por la fórmula (A5), que es el material de partida. La cantidad de tetrabromuro de carbono o similares a usar es, por ejemplo, de 1 a 5 equivalentes, preferiblemente de 1 a 2 equivalentes, con respecto al compuesto representado por la fórmula (A5), que es el material de partida. Ejemplos del disolvente usado para la reacción incluyen diclorometano, tolueno, tetrahidrofurano, 1,4-dioxano, acetonitrilo y similares, y se prefiere diclorometano. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -20 hasta 40 °C, preferiblemente a -10 hasta 10 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 3 a 36 horas, preferiblemente de 12 a 20 horas.
Etapa 2-6
Los compuestos representados por la fórmula (A5) pueden prepararse mediante desprotección de un compuesto representado por la fórmula (6A) para el grupo protector del grupo hidroxilo. La desprotección puede realizarse de acuerdo con métodos conocidos, por ejemplo, los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007) y similares.
Etapa 2-6
Los compuestos representados por la fórmula (A5) pueden prepararse convirtiendo el ácido carboxílico de un compuesto representado por la fórmula (A6) en éster, y realizando la desprotección para retirar el grupo protector del grupo hidroxilo. La reacción puede hacerse progresar en un disolvente alcohólico en presencia de un ácido. Ejemplos del ácido usado para la reacción incluyen ácido sulfúrico, cloruro de hidrógeno, ácido metanosulfónico, ácido ptoluenosulfónico, ácido trifluoroacético y similares, y ejemplos preferidos incluyen ácido sulfúrico. En cuanto al disolvente, puede usarse metanol, etanol o similares, y ejemplos preferidos incluyen metanol. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a temperatura ambiente hasta 140 °C, preferiblemente a 50 hasta 80 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, de 2 a 24 horas, preferiblemente de 8 a 16 horas.
Etapa 2-7
Los compuestos representados por la fórmula (A6) pueden prepararse permitiendo que una base fuerte, y después dióxido de carbono, actúen sobre un compuesto representado por la fórmula (A7). En cuanto a la base fuerte, puede usarse litioamida tal como diisopropil litioamida o litiohexametil disilazida. Cuando R1 es hidrógeno, también puede usarse un alquil-litio inferior tal como n-butil-litio, s-butil-litio y n-propil-litio, y se usa preferiblemente diisopropil litioamida. La cantidad de la base fuerte usada es, por ejemplo, de 1 a 3 equivalentes, preferiblemente de 1 a 2 equivalentes, con respecto al compuesto representado por la fórmula (A7), que es el material de partida. Ejemplos del disolvente usado para la reacción incluyen tetrahidrofurano, éter dietílico, 1,4-dioxano y similares, y se prefiere tetrahidrofurano. En cuanto a la temperatura para la reacción con la base fuerte, la reacción puede realizarse habitualmente a -100 hasta -20 °C, preferiblemente a -80 hasta -60 °C. La siguiente reacción con dióxido de carbono o similares puede realizarse habitualmente a -40 hasta 40 °C, y preferible a -20 hasta 10 °C. Aunque el tiempo de reacción de la reacción con la base fuerte no está particularmente limitado, es, por ejemplo, de 0,2 a 3 horas, preferiblemente de 0,5 a 1 horas. Aunque el tiempo de reacción de la reacción con dióxido de carbono o similares no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 24 horas, preferiblemente de 0,75 a 2 horas.
Etapa 2-8
Los compuestos representados por la fórmula (A7) pueden prepararse protegiendo el grupo hidroxilo de un compuesto representado por la fórmula (A8) con TBDMS. La protección del grupo hidroxilo puede realizarse usando un método similar al de la etapa 1 -6.
El compuesto de fórmula (A8) en la que R1 es H es un compuesto comercializado (2-(tiofen-2-il)etanol, Tokyo Chemicals). Por lo tanto, cuando R1 en la fórmula (A8) es H, no se requieren las siguientes etapas.
Etapa 2-9
Los compuestos representados por la fórmula (A8) pueden prepararse reduciendo el grupo éster de un compuesto representado por la fórmula (A9) [en la fórmula (A9), "Pro3" representa un grupo protector del carboxilo del compuesto de fórmula (A8)]. Es decir, puede usarse un Pro3, por ejemplo, alquilo que tiene de 1 a 4 átomos de carbono.
En cuanto al agente reductor, por ejemplo, puede usarse hidruro de litio y aluminio, hidruro de diisobutilaluminio, hidruro de litio-trietilborano y similares, y se prefiere hidruro de litio y aluminio. La cantidad del agente reductor a usar es, por ejemplo, de 0,5 a 5 equivalentes molares, preferiblemente de 1 a 2 equivalentes molares, con respecto al compuesto representado por la fórmula (A9), que sirve como material de partida.
Ejemplos del disolvente usado para la reacción incluyen tetrahidrofurano, éter dietílico, tolueno y disolventes mixtos de estos, y ejemplos preferidos incluyen tetrahidrofurano y éter dietílico. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -10 hasta 20 °C, preferiblemente a -5 hasta 5 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,08 a 0,5 horas, preferiblemente de 0,15 a 0,3 horas.
Etapa 2-10
Los compuestos representados por la fórmula (A9) pueden prepararse, por ejemplo, realizando solvólisis de un compuesto representado por la fórmula (A10) en un alcohol en presencia de un ácido. En cuanto al ácido, puede usarse ácido sulfúrico, ácido metanosulfónico, cloruro de hidrógeno y similares, y se prefiere ácido sulfúrico. La cantidad de ácido sulfúrico a usar es, por ejemplo, de 0,0001 a 0,005 equivalentes molares, preferiblemente de 0,0002 a 0,001 equivalentes molares, con respecto al compuesto representado por la fórmula (A10), que sirve como material de partida. En cuanto al alcohol usado como disolvente, por ejemplo, puede usarse etanol, metanol, n-propanol, alcohol n-butílico, alcohol isobutílico y similares. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 6 a 48 horas, preferiblemente de 16 a 24 horas.
Etapa 2-11
Los compuestos representados por la fórmula (A10) pueden prepararse permitiendo que un cianuro actúe sobre un compuesto representado por la fórmula (A11). En cuanto al cianuro, por ejemplo, puede usarse cianuro de sodio, cianuro de potasio y similares. La cantidad del cianuro a usar es, por ejemplo, de 1 a 5 equivalentes, preferiblemente de 1 a 2 equivalentes, con respecto al compuesto representado por la fórmula (A10), que es el material de partida. En cuanto al disolvente usado para la reacción, puede usarse tetrahidrofurano, acetonitrilo, dimetilsulfóxido, N,N-dimetilacetamida, N,N-dimetilformamida y similares, y ejemplos preferidos incluyen un disolvente mixto de acetonitrilo y dimetilsulfóxido. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 0 hasta 60 °C, preferiblemente a 10 hasta 40 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 20 horas, preferiblemente de 2 a 6 horas.
Etapa 2-12
Los compuestos representados por la fórmula (A11) pueden prepararse convirtiendo el grupo hidroxilo de un compuesto representado por la fórmula (A12) en átomo de bromo. La conversión en átomo de bromo puede realizarse de la misma manera que la de la etapa 2-5.
Etapa 2-13
Los compuestos representados por la fórmula (A12) pueden prepararse reduciendo el grupo carboxilo de un compuesto comercializado representado por la fórmula (A13) en grupo hidroxilo. En cuanto al agente reductor, por ejemplo, puede usarse borano-sulfuro de dimetilo, borano-tetrahidrofurano y similares, y se prefiere boranotetrahidrofurano. La cantidad del agente reductor a usar es, por ejemplo, de 1 a 5 equivalentes molares, preferiblemente de 1 a 2 equivalentes molares, con respecto al compuesto representado por la fórmula (A13), que sirve como material de partida.
En cuanto al disolvente usado para la reacción, puede usarse tetrahidrofurano, éter dietílico y similares, y ejemplos preferidos incluyen tetrahidrofurano. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 0 hasta 60 °C, preferiblemente a 10 hasta 40 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 4 a 24 horas, preferiblemente de 10 a 18 horas.
Ejemplos del compuesto comercializado representado por la fórmula (A13) incluyen, por ejemplo, ácido 3-clorotiofeno-2-carboxílico, ácido 3-bromotiofeno-2-carboxílico y similares, y pueden adquirirse de, por ejemplo, Sigma-Aldrich.
Etapa 3-1
[Fórmula 70]

Los compuestos representados por la fórmula (15) pueden prepararse permitiendo que un agente de vinilación actúe sobre un compuesto representado por la fórmula (W1) en un disolvente orgánico. En cuanto al agente de vinilación, por ejemplo, puede usarse bromuro de vinilmagnesio, cloruro de vinilmagnesio, vinil-litio y similares, y se prefieren bromuro de vinilmagnesio y cloruro de vinilmagnesio. Puede usarse bromuro de vinilmagnesio y cloruro de vinilmagnesio como solución en tetrahidrofurano, éter dietílico o tolueno, y se prefiere una solución en tetrahidrofurano. En cuanto a la cantidad del reactivo de vinilación a usar, el reactivo puede usarse en una cantidad de cantidad equivalente a una cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (W1), que sirve como material de partida. Ejemplos del disolvente usado para la reacción incluyen tolueno, tetrahidrofurano, 1,4-dioxano, éter dietílico, 1,2-dimetoxietano y disolventes mixtos de estos, y ejemplos preferidos incluyen tetrahidrofurano y 1,2-dimetoxietano. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -78 hasta 0 °C, preferiblemente a -50 hasta 0 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 24 horas, preferiblemente de 1 a 12 horas.
Etapa 3-2
[Fórmula 71]

Los compuestos representados por la fórmula (W1) pueden prepararse a partir de un compuesto representado por la fórmula (W2) [en la fórmula (W2), "hal2" tiene el mismo significado que el definido anteriormente] y un compuesto representado por la fórmula (12) de la misma manera que la de la etapa 1-3. En esta reacción, el compuesto representado por la fórmula (12) puede usarse en una cantidad de 1/5 a 20 equivalentes, preferiblemente de 1/2 a 10 equivalentes, más preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (W2).
Etapa 3-3

Los compuestos representados por la fórmula (W2) pueden prepararse haciendo reaccionar un compuesto representado por la fórmula (W3) [en la fórmula (W3), "hal2" tiene el mismo significado que el definido anteriormente] con clorhidrato de N,O-dimetilhidroxilamina en un disolvente orgánico en presencia de una base y un agente de condensación de deshidratación. La cantidad de clorhidrato de N,O-dimetilhidroxilamina usada en la reacción del compuesto representado por la fórmula (W3) y clorhidrato de N,O-dimetilhidroxilamina puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (W3), pero la cantidad puede determinarse apropiadamente teniendo en consideración la pureza, rendimiento, eficacia de purificación y similares del compuesto representado por la fórmula (W3).
En cuanto a la base, por ejemplo, puede usarse trietilamina, diisopropiletilamina, 1,4-diazabiciclo[2,2,2]octano, N,N-dimetil-4-aminopiridina y similares, y se prefiere diisopropiletilamina. La cantidad de la base a usar puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto a la suma del equivalente del compuesto representado por la fórmula (W3), que sirve como material de partida, y el equivalente de clorhidrato de N,O-dimetilhidroxilamina.
En cuanto al agente de condensación de deshidratación, puede usarse N,N'-diciclohexilcarbodiimida, 1 -etil-3-(3-dimetilaminopropil)carbodiimida, N,N'-diisopropilcarbodiimida, p-toluenosulfonato de N-ciclohexil-N'-(2-morfolinoetil)carbodiimida, N,N'-carbonildiimidazol, cloruro de 4-(4,6-dimetoxi-1,3,5-triazin-2-il)-4-metilmorfolinio, hexafluorofosfato de 1H-benzotriazol-1-iloxi-tris(dimetilfosfonio), hexafluorofosfato de 1H-benzotriazol-1-iloxitripirrolidinofosfonio, hexafluorofosfato de O-(benzotriazol-1-il)-N,N,N',N'-tetrametiluronio, hexafluorofosfato de O-(7-aza-benzotriazol-1-il)-N,N,N',N'-tetrametiluronio y similares, y se prefiere 1-etil-3-(3-dimetilaminopropil)carbodiimida. La cantidad del agente de condensación de deshidratación a usar puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al equivalente del compuesto representado por la fórmula (W3), que sirve como material de partida.
En cuanto al activador, puede añadirse N,N-dimetil-4-aminopiridina o similares. La cantidad del activador a usar puede ser una cantidad catalítica a cantidad en exceso, por ejemplo, de 0,01 a 5 equivalentes, preferiblemente de 0,1 a 1 equivalente, con respecto al equivalente del compuesto representado por la fórmula (W3), que sirve como material de partida.
Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, N,N-dimetilformamida, N,N-dimetilacetamida, acetonitrilo, xileno, tolueno, 1,4-dioxano, diclorometano, cloroformo, 1,2-dicloroetano, tetrahidrofurano y similares, y ejemplos preferidos incluyen diclorometano. También pueden usarse dos o más tipos de estos disolventes como mezcla. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 0 hasta 100 °C, preferiblemente a 20 hasta 60 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Etapa 3-4
[Fórmula 73]

Los compuestos representados por la fórmula (14) pueden prepararse a partir de un compuesto representado por la fórmula (W2) [en la fórmula (W2), "hal2" tiene el mismo significado que el definido anteriormente] de la misma manera que la del método de la etapa 3-1.
[Fórmula 74]

Etapa 3-5
Los compuestos representados por la fórmula (W3) pueden prepararse calentando un compuesto representado por la fórmula (W4) [en la fórmula (W4), "hal2" tiene el mismo significado que el definido anteriormente] en ácido sulfúrico diluido. En cuanto al ácido sulfúrico diluido usado para la reacción, puede usarse ácido sulfúrico concentrado diluido apropiadamente o ácido sulfúrico diluido, y la concentración del mismo es, por ejemplo, de 0,1 a 15 mol/l, preferiblemente de 1 a 10 mol/l. La cantidad del ácido sulfúrico diluido a usar puede ser una cantidad en exceso para el compuesto representado por la fórmula (W4), y puede determinarse teniendo en consideración el rendimiento, eficacia de purificación y similares. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 20 hasta 100 °C, preferiblemente a 60 hasta 100 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Entre los compuestos representados por la fórmula (W3), el ácido 3-bromofenilacético, el ácido 3-yodofenilacético y el ácido 3-bromo-4-fluorofenilacético son compuestos comercializados, y pueden obtenerse de Tokyo Chemical Industry. El ácido 2-(4-bromotiofen-2-il)acético es un compuesto comercializador, y puede obtenerse de APOLLO.
Etapa 3-6
Los compuestos representados por la fórmula (W4) pueden prepararse permitiendo que un cianuro actúe sobre un compuesto representado por la fórmula (W5) [en la fórmula (W5), "hal2" tiene el mismo significado que el definido anteriormente]. En cuanto al cianuro, puede usarse cianuro de sodio, cianuro de potasio, cianuro de cobre y similares, y se prefiere cianuro de sodio y cianuro de potasio. La cantidad del cianuro a usar puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (W5), que sirve como material de partida. Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, metanol, etanol, isopropanol, agua, disolventes mixtos de estos y similares, y ejemplos preferidos incluyen un disolvente mixto de etanol y agua a una relación de 2:1. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 0 hasta 100 °C, preferiblemente a 20 hasta 100 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 24 horas, preferiblemente de 1 a 12 horas.
Etapa 3-7
Los compuestos representados por la fórmula (W5) pueden prepararse bromando un compuesto representado por la fórmula (W6) [en la fórmula (W6), "hal2" tiene el mismo significado que el definido anteriormente]. Ejemplos del agente de bromación incluyen N-bromosuccinimida y 1,3-dibromo-5,5-dimetilhidantoína, y se prefiere N-bromosuccinimida. La cantidad del agente de bromación a usar puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (W6), que sirve como material de partida. Ejemplos de un activador a añadir junto con el agente de bromación incluyen peróxido de benzoilo, hidroperóxido de ferc-butilo, y azobisisobutironitrilo, y se prefiere peróxido de benzoilo. La cantidad del activador a usar puede ser una cantidad catalítica a cantidad en exceso, por ejemplo, de 0,01 a 2 equivalentes, preferiblemente de 0,05 a 1 equivalente, con respecto al compuesto representado por la fórmula (W3), que sirve como material de partida. Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, tetracloruro
de carbono, cloroformo, 1,2-dicloroetano, disolventes mixtos de estos y similares, y ejemplos preferidos incluyen tetracloruro de carbono. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a 20 hasta 90 °C, preferiblemente a 60 hasta 90 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 24 horas, preferiblemente de 1 a 12 horas.
Ejemplos del compuesto representado por la fórmula (W6) incluyen 2-bromo-1,4-dimetilbenceno, 1-bromo-3,5-dimetilbenceno y similares, y estos pueden adquirirse como compuestos comercializados de, por ejemplo, Tokyo Chemical Industry.
Etapa 3-8

Los compuestos representados por la fórmula (12) pueden prepararse permitiendo que un compuesto de adiazofosfonato actúe sobre un compuesto representado por la fórmula (W7) junto con una base inorgánica. Ejemplos de la combinación del compuesto de a-diazofosfonato y la base inorgánica incluyen, por ejemplo, combinaciones de dimetil(diazometil)fosfonato y ferc-butóxido de potasio, dimetil(diazometil)fosfonato y terc-butóxido de sodio, dimetil(1 -diazo-2-oxopropil)fosfonato y carbonato de potasio, y dimetil(1-diazo-2-oxopropil)fosfonato y carbonato de sodio, y se prefiere la combinación de dimetil(1-diazo-2-oxopropil)fosfonato y carbonato de potasio. La cantidad del adiazofosfonato a usar puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 10 equivalentes, preferiblemente de 1 a 5 equivalentes, con respecto al compuesto representado por la fórmula (W7), que sirve como material de partida. La cantidad de la base inorgánica a usar puede ser de cantidad equivalente a cantidad en exceso, por ejemplo, de 1 a 5 equivalentes, preferiblemente de 1 a 3 equivalentes, con respecto al a-diazofosfonato a usar. Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, metanol, etanol, isopropanol, ferc-butanol, disolventes mixtos de estos y similares, y ejemplos preferidos incluyen metanol. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -20 hasta 80 °C, preferiblemente a 0 hasta 60 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 24 horas, preferiblemente de 1 a 12 horas.
Entre los compuestos representados por la fórmula (12), 3-etiniltiofeno y 2-etiniltiofeno son compuestos comercializados, y pueden obtenerse de Tokyo Chemical Industry.
Etapa 3-9
4-Feniltiofeno-3-carboaldehído como compuesto representado por la fórmula (W7) puede prepararse haciendo reaccionar ácido 4-formiltiofeno-3-borónico y bromobenceno en un disolvente en presencia de una base y un catalizador de paladio.
En cuanto al catalizador de paladio, por ejemplo, pueden añadirse catalizadores comercializados tales como tetraquis(trifenilfosfina)paladio, tetraquis(metildifenilfosfina)paladio, diclorobis(trifenilfosfina)paladio, diclorobis(tri-otolilfosfina)paladio, diclorobis(triciclohexilfosfina)paladio, diclorobis(trietilfosfina)-paladio, acetato de paladio, cloruro de paladio, cloruro de bis(acetonitrilo)paladio, bis(dibencilidenoacetona)paladio, tris(dibencilidenoacetona)dipaladio y cloruro de bis(difenilfosfinoferroceno)paladio al sistema de reacción tal cual, o puede añadirse un catalizador preparado por separado de acetato de paladio, tris(dibencilidenoacetona)dipaladio o similares, y un ligando arbitrario y aislado. Puede prepararse un catalizador que se considere que realmente participa en el sistema de reacción mezclando acetato de paladio, tris(dibencilidenoacetona)dipaladio o similares, y un ligando arbitrario. La valencia del paladio puede ser 0 o 2. En particular, puede mencionarse tris(dibencilidenoacetona)dipaladio (0), acetato de paladio (II) y similares como ejemplos preferidos.
En cuanto al ligando usado para preparar un catalizador de paladio a partir de un ligando arbitrario, se ejemplifican ligandos de fosfina tales como trifenilfosfina, tri(o-tolil)fosfina, tri(ciclohexil)fosfina, tri(t-butil)fosfina, diciclohexilfenilfosfina, 1,1'-bis(di-t-butilfosfino)ferroceno, 2-diciclohexilfosfino-2'-dimetilamino-1,1'-bifenilo, 2-(di-tbutilfosfino)bifenilo, 2-(diciclohexil-fosfino)bifenilo, 2,2'-bis(difenilfosfino)-1,1 '-binaftilo, xantphos, tri(ferc-butil)fosfina, 2-diciclohexilfosfino-2',6'-dimetoxibifenilo, 2-diciclohexil-2',4',6'-triisopropilbifenilo y 1,2,3,4,5-pentametil-1 '-(di-tbutilfosfino)-ferroceno), y ejemplos preferidos incluyen 2-diciclohexilfosfino-2',6'-dimetoxibifenilo y similares.
Aunque el número de equivalentes del catalizador de paladio a usar puede ser la cantidad equivalente o una cantidad catalítica, es preferiblemente un 0,01 % molar o más, de forma particularmente preferible de un 0,10 a un 50,0 % molar, basada en el compuesto de material de partida. Ejemplos de la base incluyen, por ejemplo, ferc-butóxido de
sodio, carbonato de cesio, fosfato de potasio y similares, y se prefiere fosfato de potasio. El número de equivalentes de la base a usar puede ser la cantidad equivalente o una cantidad en exceso, por ejemplo, de 1 a 5 equivalentes, preferiblemente de 1 a 3 equivalentes. Ejemplos del disolvente usado para la reacción incluyen, por ejemplo, disolventes de tipo éter tales como tetrahidrofurano, 1,4-dioxano, y 1,2-dimetoxietano, tolueno, N,N-dimetilformamida, N,N-dimetilacetamida, n-butanol, agua, disolventes mixtos de estos y similares, y puede mencionarse un disolvente mixto de n-butanol y agua a una relación de 5:1 como ejemplo preferido. En cuanto a la temperatura de reacción, la reacción puede realizarse habitualmente a -20 hasta 120 °C, preferiblemente a 0 hasta 100 °C. Aunque el tiempo de reacción no está particularmente limitado, es, por ejemplo, habitualmente de 0,5 a 48 horas, preferiblemente de 1 a 24 horas.
Los métodos de preparación de los compuestos de la presente invención no se limitan a los métodos descritos en este documento. Por ejemplo, los compuestos de la presente invención pueden prepararse modificando o convirtiendo sustituyentes de los compuestos como precursores de los compuestos de la presente invención usando una o una combinación de dos o más de las reacciones descritas en los artículos químicos normales y similares.
Ejemplos del método de preparación para los compuestos de la presente invención que contienen un carbono asimétrico incluyen un método de preparación basado en reducción asimétrica, un método de uso de un material de partida disponible en el mercado (o material de partida que puede prepararse mediante un método conocido o un método similar a un método conocido) cuyo resto correspondiente al carbono asimétrico originalmente es ópticamente activo y similares. También está disponible un método en que un compuesto de la presente invención o un precursor del mismo se separa como un isómero ópticamente activo mediante un método convencional. Ejemplos de dicho método incluyen, por ejemplo, un método que utiliza cromatografía de líquidos de alto rendimiento (HPLC) usando una columna quiral, la cristalización fraccionada clásica para la separación de sustancias ópticamente activas, que comprende la formación de una sal con un reactivo ópticamente activo, la separación por cristalización fraccionada o similares, y la conversión de la sal en un compuesto de forma libre, un método que comprende la condensación con un reactivo ópticamente activo para formar un diastereoisómero, seguida de separación, purificación y descomposición del diastereoisómero producido y similares. Cuando un precursor se separa para obtener una sustancia ópticamente activa, entonces puede prepararse un compuesto ópticamente activo de la presente invención realizando los métodos de preparación mencionados anteriormente.
Cuando un compuesto de la presente invención contiene un grupo funcional ácido tal como grupo carboxilo, grupos hidroxilo fenólico o grupos tetrazol, el compuesto puede convertirse en una sal farmacéuticamente aceptable (por ejemplo, sales inorgánicas con sodio y similares, o sales orgánicas con trietilamina y similares) mediante un medio conocido. Por ejemplo, cuando tiene que obtenerse una sal inorgánica, es preferible disolver el compuesto de la presente invención en agua que contiene al menos 1 equivalente de hidróxido, carbonato, bicarbonato o similares correspondiente a la sal inorgánica deseada. Para la reacción, puede mezclarse un disolvente orgánico inactivo miscible en agua tal como metanol, etanol, acetona y dioxano. Por ejemplo, usando hidróxido de sodio, carbonato de sodio o hidrogenocarbonato de sodio, puede obtenerse una solución de sal de sodio.
Cuando un compuesto de la presente invención contiene grupo amino, otro grupo funcional básico o un anillo aromático que por sí mismo tiene una propiedad básica (por ejemplo, anillo de piridina y similares), el compuesto también puede convertirse en una sal farmacéuticamente aceptable (por ejemplo, sal con un ácido inorgánico tal como ácido clorhídrico, o sal con un ácido orgánico tal como ácido acético) mediante un medio conocido. Por ejemplo, cuando tiene que obtenerse una sal con un ácido inorgánico, es preferible disolver el compuesto de la presente invención en agua que contiene al menos 1 equivalente de un ácido inorgánico deseado. Para la reacción, puede mezclarse un disolvente orgánico inactivo miscible en agua tal como metanol, etanol, acetona y dioxano. Por ejemplo, usando ácido clorhídrico, puede obtenerse una solución de clorhidrato.
Si se desea una sal sólida, la solución puede evaporarse, o puede añadirse un disolvente orgánico miscible en agua que tiene polaridad en algún grado, tal como n-butanol o etil metil cetona, a la solución para obtener una sal sólida.
Los diversos compuestos divulgados por la presente invención pueden purificarse por métodos conocidos tales como una diversidad de técnicas de cromatografía (cromatografía en columna, cromatografía en columna ultrarrápida, cromatografía de capa fina, cromatografía de líquidos de alto rendimiento).
Los compuestos de la presente invención de acuerdo con una determinada realización tienen una actividad agonista de EP4, y pueden usarse como agonista de EP4. Es decir, los compuestos de la presente invención de acuerdo con una determinada realización pueden usarse como medicamento para el tratamiento profiláctico y/o terapéutico de una enfermedad, que se refiere al agonista del receptor EP4. La enfermedad que se refiere al agonista del receptor EP4 es, más precisamente, una enfermedad para la que es eficaz el agonismo del receptor EP4 , y más específicamente, no está limitada particularmente siempre que sea una enfermedad que pueda prevenirse y/o tratarse elevando la cantidad de producción de AMPc en osteoblastos.
La actividad agonista de EP4 puede medirse mediante, por ejemplo, los métodos descritos a continuación. Es decir, puede mencionarse un método de confirmación de la promoción de la producción de AMPc en una célula que expresa el receptor EP4 humano. Como otra realización, puede mencionarse un método de confirmación de la acción promotora
de la osteogénesis basado en la promoción de la producción de AMPc en presencia de inhibidor de ciclooxigenasa 2 (COX-2) en células de médula de rata. Como otra realización más, puede mencionarse un método de confirmación de la actividad de unión al receptor EP4 humano. Como método para confirmar la acción promotora de la osteogénesis basado en la producción de AMPc, específicamente, puede ejemplificarse el método descrito en el ejemplo de ensayo 1 mencionado posteriormente.
La actividad agonista de EP4 que puede confirmarse mediante el método descrito en el ejemplo de ensayo 1 es, por ejemplo, 10 nM o menor, preferiblemente 1 nM o menor, más preferiblemente 0,6 nM o menos, aún más preferiblemente 0,3 nM o menor, de forma particularmente preferible 0,1 nM o menor, mucho más preferiblemente 0,05 nM o menor.
Los compuestos de la presente invención de acuerdo con una determinada realización, muestran alta especificidad (selectividad) por EP4. La selectividad por EP4 puede evaluarse, por ejemplo, realizando medición de la actividad agonista y ensayo de unión a receptor usando células que expresan cada uno de los receptores EP1, EP2 , y EP3 humanos para calcular la relación de los valores de CI50 (concentración del compuesto de la presente invención a la que la unión de [3H]PGE2 y el receptor se suprime en un 50 %), o los valores de Ki. Específicamente, puede ejemplificarse el método descrito en el ejemplo de ensayo 2.
Relación de valor de CI50 (tiempo) = CI50 para cada receptor/CI50 para EP4
Relación de valor de Ki (tiempo) = Constante de disociación Ki para cada receptor/constante de disociación Ki para EP4
Para evitar reacciones secundarias, se prefiere que los compuestos de la presente invención de acuerdo con una determinada realización muestren alta especificidad por EP4. Por ejemplo, la relación del valor de CI50 o valor de Ki debe ser 10 veces o mayor, preferiblemente 100 veces o mayor, más preferiblemente 1000 veces o mayor, más preferiblemente 3000 veces o mayor, de forma particularmente preferible 10.000 veces o mayor.
También se prefiere que los compuestos de la presente invención de acuerdo con una determinada realización actúen selectivamente sobre o se unan al receptor EP4 , pero no actúen sobre o se unan al receptor EP1, receptor EP2 y receptor EP3 , así como el receptor DP, receptor FP, receptor IP, receptor TP, receptor PPARa, receptor PPAR5, receptor PPARy, receptor S1P (por ejemplo, receptor S1P1, receptor S1 P2 , receptor S1P3 y similares), receptor LTB4 (por ejemplo, BLT1, BLT2 y similares), receptor LPA (por ejemplo, receptor LPA1, receptor LPA2, receptor LPA3 y similares), y receptores canabinoides (por ejemplo, receptor CB1, receptor CB2 y similares), o actúen sobre o se unan a estos más débilmente en comparación con la acción sobre o la unión al receptor EP4.
La enfermedad que se refiere al agonismo del receptor EP4 no está particularmente limitada siempre que sea una enfermedad para la que sea eficaz el agonismo del receptor EP4 , y ejemplos específicos incluyen, por ejemplo, fracturas óseas y lesiones óseas.
Los compuestos de la presente invención de acuerdo con una determinada realización tienen una acción promotora de la osteogénesis como se muestra en los ejemplos de ensayo mencionados posteriormente, y son útiles como ingrediente activo de un medicamento. Los compuestos de la presente invención de acuerdo con una determinada realización se usan para, en particular, tratamiento terapéutico y/o promoción de la curación de fracturas o lesiones óseas, y preferiblemente se usan para tratamiento terapéutico y/o promoción de la curación de fracturas. Como otra realización, también pueden usarse preferiblemente para tratamiento terapéutico y/o promoción de la curación de lesiones óseas.
La utilidad del medicamento de la presente invención de acuerdo con una determinada realización para tratamiento terapéutico y/o promoción de la curación de fracturas o lesiones óseas puede confirmarse usando un modelo de fractura cerrada o un modelo de lesión ósea parcial o de hueso muy largo. Específicamente, se ejemplifica el método descrito en el ejemplo de ensayo 5.
Puede esperarse que el medicamento de la presente invención de acuerdo con una determinada realización presente una acción sistémica que aumenta la densidad ósea y acción que aumenta de resistencia ósea, o acción local de promoción de la regeneración ósea/osteoanagénesis. La acción promotora de la osteogénesis de los compuestos de la presente invención de acuerdo con una determinada realización puede evaluarse, por ejemplo, usando células de médula ósea aisladas de animales experimentales tales como ratas, o humanas, y cultivadas, y usando varios nódulos similares de hueso calcificado formados, actividad fosfatasa alcalina, que es un marcador de diferenciación de osteoblastos o similares como marcador. También puede evaluarse usando animales de modelo patológico tales como ratas de modelo de masa ósea reducida sometidas a neurectomía ciática y ovariectomía o similares, y la densidad ósea o resistencia ósea de los huesos de las extremidades o similares como marcador. También puede evaluarse usando un modelo de fractura cerrada de hueso largo o modelo de corte de hueso preparado por operación invasiva, un modelo en que se crea una lesión ósea en una región arbitraria o similares, y osteogénesis, tasa de consolidación ósea, resistencia ósea del hueso restablecido o similares como marcador.
Fractura significa una alteración en que un hueso se interrumpe o deforma parcial o completamente provocado por una fuerza externa. El hueso que puede sufrir una fractura no está particularmente limitado, siempre que sea de un paciente cuyo tejido óseo está dañado, y ejemplos incluyen, por ejemplo, huesos faciales (hueso de la órbita, hueso malar, mandíbula), huesos del tronco (costilla, pelvis, vértebras cervicales, vértebras torácicas, vértebras lumbares, sacro, cóccix), huesos de las extremidades superiores (escápula, clavícula, húmero, codo, radio, cúbito, escafoides, hamato, metacarpo, falanges), huesos de las extremidades inferiores (articulación coxofemoral, fémur, tibia, peroné, articulación tibiotarsiana, calcáneo, escafoides, metatarso) y similares, y el hueso objetivo puede ser de cualquier parte. El tipo del daño de tejido ósea no está particularmente limitado, y la promoción de la consolidación de los huesos en fracturas (fractura completa, fractura incompleta, fractura simple, fractura conminuta y similares), o hueso cortado intencionadamente en osteotomía o cirugía de extensión ósea adaptada como uno de los medios de tratamiento quirúrgico también se incluye. También se incluye fractura del cuello femoral, fractura por compresión vertebral, fractura del radio distal, fractura del extremo proximal del húmero y similares, cuya enfermedad causante es osteoporosis, en el alcance de las fracturas mencionadas anteriormente.
Lesión ósea significa diversas enfermedades óseas por sí mismas, tales como osteoma, osteomielitis, lesión traumática, enfermedad articular crónica, curación prolongada después de fractura y articulación artificial floja, o una alteración en que se forma una lesión de un hueso escindiendo quirúrgicamente una lesión en un tratamiento de dichas enfermedades. La parte de la misma no está particularmente limitada, siempre que sea de un paciente se ha visto forzado a tener una lesión ósea. Ejemplos incluyen huesos faciales (hueso de la órbita, hueso malar, mandíbula), huesos del tronco (costilla, pelvis, vértebras cervicales, vértebras torácicas, vértebras lumbares, sacro, cóccix), huesos de las extremidades superiores (escápula, clavícula, húmero, codo, radio, cúbito, escafoides, hamato, metacarpo, falanges), huesos de las extremidades inferiores (articulación coxofemoral, fémur, tibia, peroné, articulación tibiotarsiana, calcáneo, escafoides, metatarso) y similares, y el hueso objetivo puede ser de cualquier parte. El tipo de lesión ósea no está particularmente limitado, y se incluyen lesiones óseas de cualquier tipo tal como una afección en que la parte intermedia de un hueso es ampliamente defectuoso, y una afección en que un hueso queda parcialmente defectuoso a causa de fractura conminuta.
El medicamento de la presente invención de acuerdo con una determinada realización puede usarse como agente promotor de la consolidación ósea en el momento de intervenciones terapéuticas quirúrgicas. Por ejemplo, puede usarse en fijación de la columna vertebral (vértebras cervicales, vértebras torácicas y vértebras lumbares), cirugía por escoliosis desnaturalizada, sustitución de articulación, expansión del canal vertebral, osteotomía, cirugía de extensión ósea, compensación de lesión ósea craneal, craneoplastia, fijación de espaciador de ilion con soporte óseo, injerto de hueso heterólogo, injerto de hueso homólogo, injerto de hueso autólogo y tratamiento sustitutivo de injerto óseo, así como restauración ósea y/o reconstrucción ósea después de extracción quirúrgica de un tumor maligno primario o lesión por metástasis ósea, que se ejemplifican como intervenciones médicas.
El medicamento de la presente invención de acuerdo con una determinada realización se usa preferiblemente como un agente promotor de la osteogénesis. El medicamento de la presente invención de acuerdo con una determinada realización se usa más preferiblemente para tratamiento terapéutico y/o promoción de la curación de fracturas o lesiones óseas. Además, el medicamento de la presente invención de acuerdo con una determinada realización realmente se usa preferiblemente para tratamiento profiláctico y/o terapéutico de fracturas. Además, los expertos en la materia pueden entender fácilmente que un medicamento para prevenir o suprimir el progreso de una afección patológica está dentro del alcance del medicamento para tratamiento profiláctico y/o terapéutico mencionado en la presente invención, según pueda ser el caso.
El medicamento de la presente invención de acuerdo con una determinada realización puede prepararse como un medicamento que contiene un compuesto representado por la fórmula (1) o una sal farmacéuticamente aceptable del mismo como ingrediente activo y, por ejemplo, un medicamento que contiene un compuesto o una sal farmacéuticamente aceptable del mismo que se metaboliza en un organismo vivo para producir el compuesto representado por la fórmula (1) o una sal farmacéuticamente aceptable del mismo cuando se administra como profármaco también está dentro del alcance del medicamento de la presente invención.
Aunque la vía de administración del medicamento de la presente invención de acuerdo con una determinada realización no está particularmente limitada, el esquema de reacción puede seleccionarse apropiadamente de, por ejemplo, administración oral, administración subcutánea, administración intracutánea, inyección intramuscular, administración intravenosa, administración pernasal, administración intravaginal, administración intrarrectal, administración local a una parte afectada y similares. La administración local a una parte afectada es uno de los esquemas de administración preferidos.
Como medicamento de la presente invención, puede usarse un compuesto representado por la fórmula (1) o una sal farmacéuticamente aceptable del mismo, per se. Sin embargo, es preferible añadir uno o más tipos de vehículos farmacéuticamente aceptables al compuesto representado por la fórmula (1) o una sal farmacéuticamente aceptable del mismo para preparar una composición farmacéutica y administrar la composición. Además, como ingrediente activo del medicamento de la presente invención, puede usarse un hidrato o solvato de un compuesto representado por la fórmula general (I) o una sal farmacéuticamente aceptable del mismo.
Ejemplos de forma farmacéutica usada para preparar la composición farmacéutica mencionada anteriormente incluyen comprimido, polvo, gránulo, jarabe, suspensión, cápsula, inhalante, inyección y similares. Para la fabricación de ellos, se usan diversos vehículos adecuados para estar preparaciones. Por ejemplo, ejemplos del vehículo para preparaciones orales incluyen excipientes, aglutinantes, lubricantes, aceleradores fluidos y colorantes. Ejemplos del método para usar la composición como inhalantes incluyen un método de inhalación de polvo de la composición farmacéutica o una forma farmacéutica líquida preparada disolviendo o suspendiendo la composición farmacéutica en un disolvente tal cual está, un método de inhalación de una bruma de la misma usando un pulverizador denominado atomizador o nebulizador y similares. Cuando la composición se formula como una inyección, en general puede usarse agua destilada para inyección, solución salina fisiológica, solución acuosa de glucosa, aceite vegetal para inyección, propilenglicol, polietilenglicol y similares como diluyente. Pueden añadirse además desinfectantes, antisépticos, estabilizantes, agentes isotónicos, agentes calmantes y similares, según se requiera. Puede prepararse un compuesto de clatrato en que el compuesto de la presente invención se organiza en clatrato en ciclodextrina, y se usa como medicamento de la presente invención.
Cuando se administra el medicamento de la presente invención de acuerdo con una determinada realización, puede elegirse adecuadamente una forma farmacéutica apropiada y administrarse mediante una vía apropiada. Por ejemplo, puede administrarse por vía oral en forma de comprimido, polvo, gránulo, jarabe, suspensión, cápsula o similares. El medicamento también puede administrarse mediante las vías respiratorias en forma de un inhalante. Además, el medicamento puede administrarse por vía subcutánea, intracutánea, intravascular, intramuscular o intraperitoneal en forma de una inyección que incluye infusión por goteo. Además, el medicamento puede administrarse a través de la mucosa en forma de comprimido sublingual, supositorio o similares, y puede administrarse por vía percutánea en forma de gel, loción, pomada, crema, pulverización o similar. Además, el medicamento también puede administrarse como fármaco de acción prolongada, por ejemplo, una inyección de liberación mantenida, o una formulación de inclusión (por ejemplo, formulación de película y similares).
Cuando el medicamento de la presente invención de acuerdo con una determinada realización se administra de forma local, el medicamento puede administrarse directamente a un sitio local tal como una parte fracturada. En dicho caso, el compuesto puede inyectarse directamente en el sitio local junto con un disolvente no hidrófilo apropiado, o el compuesto también puede formularse en un vehículo apropiado tal como polímeros biodegradables, y usarse como medicamento moldeado en forma de varilla, forma de aguja, forma esférica, forma de película o similares, o en forma de pomada, crema o gel, o preparación de liberación mantenida mediante inclusión o inyección del medicamento en un sitio local tal como una parte fracturada. Ejemplos del polímero de alto peso molecular biodegradable incluyen, por ejemplo, poliésteres de ácido alifático (polímeros y copolímeros de uno o más tipos de ácidos a-hidroxicarboxílicos, ácidos hidroxidicarboxílicos, ácido láctico/caprolactona, valerolactona y similares, y mezclas de los mismos), derivados de los mismos (poli(ácidos lácticos), poli(ácidos glicólicos), polímeros de bloque de polietilenglicol y similares), ésteres de poli-ácido a-cianoacrílico, poli-ácidos p-hidroxibutíricos, oxalatos de polialquileno, poliortoésteres, poliortocarbonatos, poliocarbonatos, poliaminoácidos, ésteres de ácido hialurónico, grupos poliestireno, poli(ácidos metacrílicos), copolímeros de ácido acrílico y ácido metacrílico, poliaminoácidos, estearato de decino, etilcelulosa, acetilcelulosa, nitrocelulosa, copolímeros de anhídrido maleico, copolímeros de acetato de etilenvinilo, poli(acetatos de vinilo), poliacrilamidas, colágeno, gelatina, fibrina, harina de hueso, cemento de hueso y similares.
El polímero de alto peso molecular biodegradable puede consistir en un tipo de sustancial, o un copolímero, un complejo o una mezcla simple de dos o más tipos de sustancias, y el esquema de polimerización de las mismas puede ser cualquiera de polimerizaciones aleatorias, de bloque y de injerto.
El medicamento de la presente invención de acuerdo con una determinada realización también puede aplicarse o adsorberse sobre un hueso artificial (implante) que consiste en un material altamente biocompatible (metal, calcio, cerámica, materiales poliméricos y similares), prótesis óseas (hidroxiapatita, fosfato de p-tricalcio y similares) o similares junto con un disolvente o vehículo apropiado, o incluirse en el mismo, y administrarse a un sitio local.
El periodo de administración del medicamento de la presente invención de acuerdo con una determinada realización no está particularmente limitado. En principio, el medicamento se administra durante un periodo donde se considera que se expresan los síntomas clínicos de una enfermedad, y es normal que continúe la administración durante varias semanas a un año. Sin embargo, también es posible ampliar el periodo de administración dependiendo de las afecciones patológicas, o seguir la administración incluso después de recuperarse de los síntomas clínicos. El medicamento también puede administrarse de forma profiláctica según la decisión de un médico incluso si no se expresa ningún síntoma clínico. La dosis del medicamento de la presente invención de acuerdo con una determinada realización no está particularmente limitada. Cuando el medicamento de la presente invención se administra directamente a un sitio local tal como una parte fracturada, puede administrarse de 0,01 a 1000 pg del ingrediente activo a un adulto por cada administración. En cuanto a la frecuencia de administración en el caso anterior, el medicamento puede administrarse a una frecuencia de cada 6 meses a cada día, y el medicamento puede administrarse preferiblemente una vez cada 3 meses o una vez al mes, o una vez a la semana.
La dosis diaria y/o la dosis por un periodo, el periodo de administración y la frecuencia de administración pueden aumentarse o disminuirse adecuadamente dependiendo de diversas condiciones tales como la edad, el peso, el grado de salud física de un paciente, el tipo y gravedad de una enfermedad a tratar, la vía de administración y la forma
farmacéutica (propiedad de liberación mantenida del vehículo para el ingrediente activo y similares).
Cuando el medicamento de la presente invención de acuerdo con una determinada realización se usa para tratamiento terapéutico y/o promoción de la curación de fracturas o lesiones óseas, o tratamiento profiláctico y/o terapéutico de fracturas, el medicamento de la presente invención de acuerdo con una determinada realización puede usarse junto con uno o más tipos de medicamentos seleccionados del grupo que consiste en agentes activadores óseos, agentes promotores de osteogénesis, agentes supresores de la reabsorción ósea, agentes que mejora el metabolismo óseo, preparaciones de hormonas sexuales y preparaciones de calcio, simultáneamente o en diferentes momentos. Además, el medicamento de la presente invención de acuerdo con una determinada realización también puede prepararse como un denominado fármaco combinado junto con los medicamentos ejemplificados anteriormente, y después administrarse. El fármaco combinado mencionado anteriormente puede estar en una forma farmacéutica como una mezcla completa de los ingredientes activos similar a las composiciones típicas de este tipo, así como una forma farmacéutica, kit o envase que incluye una combinación no mezclada de ingredientes administrados por separado desde dos o más recipientes, que contienen cada uno cada ingrediente activo.
Ejemplos de los agentes activadores óseos útiles en combinación con el medicamento de la presente invención de acuerdo con una determinada realización incluyen, por ejemplo, vitamina D o derivados de vitamina D tales como calcitriol, alfacalcidol, OCT, 2MD y ED-71, ejemplos de los agentes promotores de la osteogénesis incluyen, por ejemplo, menatetrenona, teriparatida, somatropina, factor de crecimiento insulínico-I (IGF-I), proteínas morfogenéticas óseas (BMP), factor de crecimiento de fibroblastos básicos (bFGF), factor de crecimiento transformante-B (TGF-p), agonista de EP2, agonista de LRP5, anticuerpo anti-SOST, inhibidor de GSK-3, inhibidor de Dkk1, calcilíticos, secretagogos de la hormona del crecimiento y similares, ejemplos de los agentes supresores de la reabsorción ósea incluyen, por ejemplo, elcatonina, calcitonina de salmón, etidronato, pamidronato, clodronato, alendronato, incadronato, risedronato, minodronato, ibandronato, inhibidores de catepsina K, osteoprotegerina, anticuerpos anti-RANKL y similares, ejemplos de los agentes que mejoran el metabolismo óseo incluyen, por ejemplo, fluoruro, ranelato de estroncio, ipriflavona y similares, ejemplos de las preparaciones de hormonas sexuales incluyen, por ejemplo, estriol, estradiol, estrógeno conjugado, progesterona, medroxiprogesterona, testosterona, metiltestosterona, mestanolona, estanozolol, metenolona, nandrolona, moduladores selectivos del receptor de estrógenos (SERM: raloxifeno, lasofoxifeno, bazedoxifeno, ospemifeno, arzoxifeno, CHF4227, PSK-3471 y similares), moduladores selectivos del receptor de andrógenos (SARM) y similares, y ejemplos de las preparaciones de calcio incluyen, por ejemplo, carbonato de calcio, lactato de calcio, gluconato de calcio, acetato de calcio, cloruro de calcio, citrato de calcio, hidrogenofosfato de calcio, L-aspartato de calcio y similares. También puede usarse junto con diversos tipos de fármacos para enfermedades óseas a crear en el futuro. Estos fármacos combinados no están limitados siempre que las combinaciones sean clínicamente coherentes.
Los compuestos de la presente invención de acuerdo con una determinada realización incluyen compuestos que muestran seguridad superior (con respecto a diversas toxicidades y seguridad farmacológica), rendimiento farmacocinético y similares, y la utilidad de los mismos como ingrediente activo de un medicamento puede confirmarse por, por ejemplo, los métodos mostrados a continuación.
Ejemplos de ensayos con respecto a la seguridad incluyen, por ejemplo, los enumerados a continuación. Sin embargo, no se limitan a estos ejemplos. Ejemplos incluyen ensayos citotóxicos (ensayos usando células HL60, hepatocitos y similares), ensayos de genotoxicidad (ensayo Ames, ensayo de TK de linfoma de ratón, ensayos de aberraciones cromosómicas, ensayo de micronúcleo y similares), ensayos de sensibilización cutánea (método de Buehler, método de GPMT, método de APT, ensayo de LLNA y similares), ensayos de fotosensibilización cutánea (método de adyuvante y tira y similares), ensayos de irritación ocular (instilación simple, instilación continuada a largo plazo, instilación repetitiva y similares), ensayos de seguridad farmacológica para el sistema cardiovascular (método de telemetría, método de APD, ensayo de inhibición de hERG y similares), ensayos de seguridad farmacológica para el sistema nervioso central (método de FOB, versión modificada del método de Irwin y similares), ensayos de seguridad farmacológica para el sistema respiratorio (método de medición utilizando un aparato que mide la función respiratoria, método de medición utilizando un analizador de gases en sangre y similares), ensayos de toxicidad general, ensayos de toxicidad en la reproducción y el desarrollo y similares.
Ejemplos de ensayo con respecto al funcionamiento farmacocinético incluyen, por ejemplo, los enumerados a continuación. Sin embargo, no se limitan a estos ejemplos. Ejemplos incluyen ensayos de inhibición o inducción enzimática de citocromo P450, ensayos de permeabilidad celular (ensayos usando células CaCO-2, células MDCK y similares), ensayo de ATPasa transportadora de fármacos, ensayos de absorción oral, ensayos de medición de transición de la concentración sanguínea, ensayos de metabolismo (ensayo de estabilidad, ensayos de especies moleculares de metabolitos, ensayo de reactividad y similares), ensayos de solubilidad (ensayo de solubilidad basado en el método de turbidez y similares) y similares.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo citotóxico. Ejemplos del ensayo citotóxico incluyen métodos que utilizan diversas células cultivadas, por ejemplo, células HL-60, que son células de preleucemia humana, células cultivadas aisladas primarias de hepatocitos, una fracción de neutrófilos preparada a partir de sangre periférica humana y similares. Aunque el ensayo puede realizarse por el método descrito a
continuación, el método no se limita únicamente a la siguiente descripción. Se preparan células como una suspensión de 105 a 107 células/ml, y la suspensión se añade a microtubos o microplacas en un volumen de 0,01 a 1 ml. A la suspensión, se le añade una solución que disuelve un compuesto en un volumen de 1/100 a 1 vez el volumen de la suspensión celular, y las células se cultivaron en un medio de cultivo celular que tiene una concentración final del compuesto de 0,001 a 1000 pM durante 30 minutos a varios días a 37 °C en CO2 al 5 %. Después de terminar el cultivo, se evalúa la tasa de supervivencia de las células usando el método de MTT, el método de WST-1 (Ishiyama, M., etal., In Vitro Toxicology, 8, pág. 187, 1995) o similares. Midiendo la citotoxicidad de un compuesto en las células, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de genotoxicidad. Ejemplos del ensayo de genotoxicidad incluyen, el ensayo Ames, ensayo de TK de linfoma de ratón, ensayo de aberraciones cromosómicas, ensayos de micronúcleo y similares. El ensayo Ames es un método de determinación de mutación inversa cultivando bacterias Salmonella o Escherichia de especies indicadas en una placa de cultivo o similares a las que se ha añadido un compuesto (remítase a IYAKUSHIN (Notificación del director de la División de Evaluación y Licencias, Oficina de Seguridad Farmacéutica y Médica, Ministerio de Salud, Trabajo y Bienestar, Japón), n.° 1604, 1999, "Guideline for Genotoxicity Test", II-1. Ensayo de genotoxicidad y similares). El ensayo de TK de linfoma de ratón es un ensayo de detección de la capacidad de mutación genética dirigido al gen de la timidina cinasa de la célula L5178Y de linfoma de ratón (remítase a IYAKUSHIN n.° 1604, 1999, "Guideline for Genotoxicity Test", II-3. Ensayo de TK de linfoma de ratón; Clive, D. et al., Mutat. Res., 31, pág. 17-29, 1975; Cole, J., et al., Mutat. Res., 111, pág. 371 -386, 1983 y similares). El ensayo de aberraciones cromosómicas es un método para determinar la actividad de provocar aberraciones cromosómicas cultivando células cultivadas de mamífero en presencia de un compuesto, después, tras la fijación de las células, tiñendo y observando los cromosomas de las células (remítase a IYAKUSHIN n.° 1604, 1999, "Guideline for Genotoxicity Test", II-2. Ensayo de aberraciones cromosómicas utilizando células cultivadas de mamífero y similares). El ensayo de micronúcleo es un método de evaluación de la capacidad de formar micronúcleos provocada por aberraciones cromosómicas, y un método de uso de un roedor (ensayo in vivo) (IYAKUSHIN n.° 1604, 1999, "Guideline for Genotoxicity Test", II-4. Ensayo de micronúcelo usando roedor; Hayashi M. et al., Mutat. Res., 312, pág. 293-304, 1994; Hayashi, M. et al., Environ. Mol. Mutagen., 35, pág. 234-252, 2000), un método de uso de células cultivadas (ensayo in vitro) (Fenech M., et al., Mutat. Res., 147, pág. 29-36, 1985; Miller, B., et al., Mutat. Res., 392, pág. 45-59, 1997) y similares están disponibles. Dilucidando la genotoxicidad de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de sensibilización cutánea. Los ensayos de sensibilización cutánea incluyen, como los ensayos de sensibilización cutánea usando cobaya, el método de Buehler (Buehler, E.V., Arch. Dermatol., 91, pág. 171-177, 1965), método de GPMT (método de maximización, Magnusson B., et al., J. Invest. Dermatol., 52, pág. 268-276, 1969), método de APT (método de adyuvante y parche (Sato, Y. et al., Contact Dermatitis, 7, pág. 225-237, 1981)) y similares. Además, como ensayo de sensibilización cutánea usando ratón, el método de LLNA (ensayo de ganglio linfático local) (OECD Guideline for the testing of chemicals 429, Skin sensitization 2002; Takeyoshi, M. et al., Toxicol. Lett., 119 (3), pág. 203-8, 2001; Takeyoshi, M. et al., J. Appl. Toxicol., 25 (2), pág. 129-34, 2005) y similares están disponibles. Dilucidando la propiedad de sensibilización cutánea de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de fotosensibilización cutánea. Ejemplos del ensayo de fotosensibilización cutánea incluyen un ensayo de fotosensibilización cutánea usando cobaya (remítase a "Drug Nonclinical Test Guideline Commentary 2002", Yakuji Nippo, publicado en 2002, 1-9: Skin Photosensitization Test y similares) y similares, y ejemplos del método incluyen el método de adyuvante y tira (Ichikawa, H. et al., J. Invest. Dermatol., 76, pág. 498-501, 1981), método de Harber (Harber, L.C., Arch. Dermatol., 96, pág. 646-653, 1967), método de Horio (Horio, T., J. Invest. Dermatol., 67, pág. 591-593, 1976), método de Jordan (Jordan, W.P., Contact Dermatitis, 8, pág. 109-116, 1982), método de Kochever (Kochever, I.E. et al., J. Invest. Dermatol., 73, pág. 144-146, 1979), método de Maurer (Maurer, T. et al., Br. J. Dermatol., 63, pág. 593-605, 1980), método de Morikawa (Morikawa, F. et al., "Sunlight and Man", Tokyo Univ. Press, Tokio, pág. 529-557, 1974), método de Vinson (Vinson, L.J., J. Soc. Cosm. Chem., 17, pág. 123-130, 1966) y similares. Dilucidando la propiedad de fotosensibilización cutánea de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de irritación ocular. Ejemplos del ensayo de irritación ocular incluyen el método de ensayo de instilación simple usando ojos de conejo, ojos de mono y similares (instilación una vez), método de ensayo de instilación continua a corto plazo (instilación múltiples veces en un corto periodo de tiempo con intervalos iguales), método de ensayo de instilación repetitiva (instilación intermitente repetitiva durante varios días a 10 días) y similares, y un método de evaluación de síntomas de irritación ocular durante un determinado periodo de tiempo después de instilación de acuerdo con las puntuaciones de Draize mejoradas
(Fukui, N. et al., Gendai no Rinsho, 4 (7), pág. 277-289, 1970) y similares están disponibles. Dilucidando la irritación ocular de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de seguridad farmacológica para el sistema cardiovascular. Ejemplos del ensayo de seguridad farmacológica para el sistema cardiovascular incluyen el método de telemetría (método para medir la influencia de la administración de un compuesto sin anestesia sobre el electrocardiograma, ritmo cardiaco, presión arterial, torrente sanguíneo y similares (Electrocardiogram, Echocardiography, Blood Pressure and Pathological Tests of Animals for Fundamental and Clinical Medicine, editado por Sugano S., Tsubone H., Nakada Y., publicado en 2003, Maruzen), método de APD (método para medir el tempo de retención del potencial de acción de células del músculo cardiaco (Muraki, K. et al., AM. J. Physiol., 269, H524-532, 1995; Ducic, I. et al., J. Cardiovasc. Pharmacol., 30 (1), pág. 42-54, 1997)), método de evaluación de inhibición de hERG (método de pinzamiento zonal (Chachin, M. et al., Nippon Yakurigaku Zasshi, 119, pág. 345-351,2002), método de ensayo de unión (Gilbert, J.D. et al., J. Pharm. Tox. Methods, 50, pág. 187-199, 2004), método de ensayo de reflejo Rb+ (Cheng, C.S. et al., Drug Develop. Indust. Pharm., 28, pág. 177-191, 2002), método de ensayo de potencial de membrana (Dorn, A. et al., J. Biomol. Screen., 10, pág. 339-347, 2005) y similares. Dilucidando la influencia sobre el sistema cardiovascular de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de seguridad farmacológica para el sistema nervioso central. Ejemplos del ensayo de seguridad farmacológica para el sistema nervioso central incluyen el método de FOB (Functional Observational Battery, Mattson, J.L. et al., J. American College of Technology, 15 (3), pág. 239-254, 1996)), versión modificada del método de Irwin (método para evaluar la observación de síntomas generales y el comportamiento (Irwin, S., Comprehensive Observational Assessment (Berl.) 13, pág. 222-257, 1968)) y similares. Dilucidando la acción sobre el sistema nervioso central de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de seguridad farmacológica para el sistema respiratorio. Ejemplos del ensayo de seguridad farmacológica para el sistema respiratorio incluyen el método de medición usando un aparato que mide la función respiratoria (método de medición del ritmo respiratorio, volumen de ventilación simple, ventilación mínima y similares, Drorbaugh, J.E. et al., Pediatrics, 16, pág. 81-87, 1955; Epstein, M.A. et al., Respir. Physiol., 32, pág. 105-120, 1978), método de medición usando un analizador de gases en sangre (método de medición de gases en sangre, saturación de oxígeno en hemoglobina y similares, Matsuo, S., Medicina, 40, pág. 188-, 2003) y similares. Dilucidando la acción sobre el sistema respiratorio de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de toxicidad general. El ensayo de toxicidad general es un método de administración oral o intravenosa de un compuesto disuelto o suspendido en un disolvente apropiado una vez o repetitivamente (durante varios días) a un roedor tal como una rata y un ratón o no roedor tal como un mono y un perro, y evaluación de la observación de las condiciones generales, cambios clinicoquímicos, cambios histopatológicos y similares del animal al que se le ha administrado. Dilucidando la toxicidad general de un compuesto usando estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de toxicidad en la reproducción y el desarrollo. El ensayo de toxicidad en la reproducción y el desarrollo es un ensayo para examinar la inducción del efecto dañino provocado por un compuesto sobre los procesos reproductores y del desarrollo usando un roedor tal como una rata y un ratón, o no roedor tal como un mono y un perro (remítase a "Drug Nonclinical Test Guideline Commentary 2002", Yakuji Nippo, publicado en 2002, 1-6: Ensayo de toxicidad en la reproducción y el desarrollo y similares). Ejemplos del ensayo de toxicidad en la reproducción y el desarrollo incluyen ensayos que se refieren a la fertilidad y la embriogénesis inicial hasta la nidación, ensayos que se refieren al desarrollo y las funciones maternas antes y después del nacimiento, ensayos que se refieren a la embriogénesis y el desarrollo fetal (remítase a IYAKUSHIN n.° 1834, 2000, apéndice, "Guideline for Drug Toxicity Test", [3] Ensayo de toxicidad en la reproducción y el desarrollo y similares) y similares. Dilucidando la toxicidad en la reproducción y el desarrollo de un compuesto usando estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo del medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de inhibición o inducción enzimática de citocromo P450 (Gomez-Lechon, M.J. et al., Curr. Drug Metab., 5 (5), pág. 443-462, 2004). Ejemplos del ensayo de inhibición o inducción enzimática de citocromo P450 incluyen, por ejemplo, el método de determinación in vitro de si un compuesto inhibe la actividad de una enzima de citocromo P450 usando una enzima de citocromo P450 de cada
especie molecular purificada de células o preparada usando un microsoma de sistema de expresión genérica de P450 recombinante o humano (Miller, V.P. et al., Ann. N.Y. Acad. Sci., 919, pág. 26-32, 2000), método de medición de cambios de la expresión de la enzima de citocromo P450 de cada especie molecular o actividad enzimática usando microsomas hepáticos humanos o suspensión de células alteradas (Hengstler, J.G. et al., Drug Metab. Rev., 32, pág.
81-118, 2000), método de extracción de ARN de hepatocitos humanos expuestos a un compuesto, y comparación de la cantidad de expresión de ARNm con la de un control para investigar la capacidad de inducción enzimática del compuesto (Kato, M. et al., Drug Metab. Pharmacokinet., 20 (4), pág. 236-243, 2005) y similares. Dilucidando la acción de un compuesto sobre la inhibición o inducción de la enzima de citocromo P450 usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de permeabilidad celular. Ejemplos del ensayo de permeabilidad celular incluyen, por ejemplo, el método de medición de la permeabilidad de la membrana celular de un compuesto en un sistema de cultivo celular in vitro usando células CaCO-2 (Delie, F. et al., Crit. Rev. Ther. Drug Carrier Syst., 14, pág. 221-286, 1997; Yamashita, S. et al., Eur. J. Pham. Sci., 10, pág. 195-204, 2000; Ingels, F.M. et al., J. Pham. Sci., 92, pág. 1545-1558, 2003), método de medición de la permeabilidad de la membrana celular de un compuesto en un sistema de cultivo celular in vitro usando células MDCK (Irvine, J.D. et al., J. Pham. Sci., 88, pág. 28-33, 1999) y similares. Dilucidando la permeabilidad celular de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de ATPasa transportadora de fármaco para el transportador del casete de unión a ATP (ABC). Ejemplos del ensayo de ATPasa transportadora de fármaco incluyen el método de examinar si un compuesto es una sustancia de P-glucoproteína (P-gp) usando un sistema de expresión de baculovirus de P-gp (Germann, U.A., Methods Enzymol., 292, pág. 427-41, 1998) y similares. Además, la utilidad también puede verificarse realizando, por ejemplo, un ensayo de transporte usando ovocitos recogidos de rana de uñas africana (Xenopus laevis) como transportador portador de solutos (SLC). Los ensayos de transporte incluyen un método de examinar si un compuesto de ensayo es un sustrato de OATP2 usando ovocitos que expresan OATP2 (Tamai I. et al., Pharm. Res., septiembre de 2001; 18 (9), 1262-1269) y similares. Dilucidando la acción de un compuesto sobre el transportador ABC o el transportador SLC usando estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de absorción oral. Ejemplos del ensayo de absorción oral incluyen un método de administración oral de un compuesto de una determinada cantidad disuelta o suspendida en un disolvente apropiado a un roedor, mono, perro o similares, y medición del nivel en sangre del compuesto después de la administración oral a lo largo del tiempo para evaluar la transición sanguínea del compuesto mediante administración oral usando el método de LC-MS/MS ("Newest Mass Spectrometry for Life Science", Kodansha Scientific, 2002, editado por Harada K. et al. y similares) y similares. Dilucidando la absorción oral de un compuesto usando estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de medición de la transición de la concentración sanguínea. Ejemplos del ensayo de medición de la transición de la concentración sanguínea incluyen un método de administración por vía oral o parenteral (por ejemplo, intravenosa, intramuscular, intraperitoneal, subcutánea, transdérmica, por instilación, transnasal y similares) de un compuesto a un roedor, mono, perro o similares, y medición del cambio del nivel sanguíneo del compuesto a lo largo del tiempo después de la administración usando el método de LC-MS/MS ("Newest Mass Spectrometry for Life Science", Kodansha Scientific, 2002, aditado por Harada K. et al. y similares) y similares. Dilucidando la transición de la concentración sanguínea de un compuesto usando estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento. En el caso de, en particular, administración local entre las administraciones parenterales, para evitar las reacciones secundarias, pueden preferirse los compuestos de la presente invención de acuerdo con una determinada realización que muestran baja concentración sanguínea después de la administración de los mismos.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo metabólico. Ejemplos del ensayo metabólico incluyen el método de ensayo de estabilidad en la sangre (método de predicción de la eliminación metabólica in vivo basándose en la tasa metabólica de un compuesto en microsomas hepáticos de seres humanos u otras especies animales (remítase a Shou, W.Z. et al., J. Mass Spectrom., 40 (10) pág. 1347-1356, 2005; Li, C. et al., Drug Metab. Dispos., 34 (6), 901-905, 2006 y similares), método de ensayo de especies moleculares de los metabolitos, método de ensayo de metabolitos reactivos y similares. Dilucidando el perfil metabólico de un compuesto usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente
activo de un medicamento puede confirmarse realizando, por ejemplo, un ensayo de solubilidad. En cuanto al método para evaluar la solubilidad en agua, se ejemplifican los métodos de confirmación de la solubilidad en condiciones ácidas, condiciones neutras o condiciones básicas, y también se incluye la confirmación del cambio de la solubilidad dependiendo de la presencia o ausencia de ácidos biliares. Ejemplos del ensayo de solubilidad incluyen el ensayo de solubilidad basado en el método de turbidez (Lipinski, C.A. et al., Adv. Drug Deliv. Rev., 23, pág. 3-26, 1997; Bevan, C.D. et al., Anal. Chem., 72, pág. 1781-1787, 2000) y similares. Dilucidando la solubilidad de un compuesto usando estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
La utilidad de los compuestos de la presente invención de acuerdo con una determinada realización como ingrediente activo de un medicamento puede confirmarse examinando, por ejemplo, lesiones gastrointestinales superiores, disfunción renal y similares. Como ensayo farmacológico para la parte superior del tubo gastrointestinal, pueden investigarse acciones sobre la mucosa gástrica usando un modelo de lesión en la mucosa gástrica de rata sometida a ayunas. Ejemplos del ensayo farmacológico para las funciones renales incluyen el método de medición del flujo sanguíneo renal y la tasa de filtración glomerular [Physiology, 18.a edición, Bunkodo, 1986, capítulo 17] y similares. Dilucidando las acciones de un compuesto sobre la parte superior del tubo gastrointestinal usando uno o más de estos métodos, puede confirmarse la utilidad del compuesto como ingrediente activo de un medicamento.
Ejemplos
En lo sucesivo, la presente invención se explicará específicamente más con referencia a los ejemplos, ejemplos de referencia, ejemplos de preparación y ejemplos de ensayo (estos pueden denominarse colectivamente en adelante "ejemplos y similares").
En los ejemplos y similares, para cromatografía de capa fina (TLC), se usó gel de sílice prerrecubierto 60 F254 (producido por Merck, número de producto 5715-1M)). Después de desarrollo con cloroformo:metanol (1:0 a 1:1), acetonitrilo:ácido acético:agua (200:1:1 a 100:4:4) o acetato de etilo:hexano (1:0 a 0:1), se realizó confirmación por irradiación con UV (254 nm o 365 nm), o coloración con solución de yodo, permanganato de potasio acuoso, ácido fosfomolíbdico (solución en etanol) o similares.
Para secar el disolvente orgánico, se usó sulfato de magnesio anhidro o sulfato de sodio anhidro.
Para cromatografía en columna, se usó Multi Prep YFLC producida por Yamazen Corporation, o aparato de purificación en paralelo de 2 canales "Purif-a2(50F)" producido por MORITEX Corporation. En el caso de Multi Prep YFLC, se usó cualquiera de Ultra Pack Si-40A, 40B y 40D producidas por Yamazen Corporation como columna, y en el caso de Purif-a2(50F), se usó la serie PurifPack-Si producida por MORITEX Corporation como columna.
Para cromatografía en columna ultrarrápida, se usó gel de sílice 60N (forma esférica, neutro, de 40 a 100 pm, producido por Kanto Chemicals).
Se realizó cromatografía de capa fina preparativa (en adelante también denominada "PTLC") usando una o varias placas de gel de sílice 60 F254 de placa PLC (20 x 20 cm, grosor de capa de 2 mm, que incluyen zona de concentración (4 cm), producidas por Merck, número de producto 13793-1M) que se usaron dependiendo de la cantidad de muestra.
Para la purificación por HPLC, se usó un aparato de preparación y purificación por cromatografía de líquidos producido por Waters Japan, se usó Develosil C30-UG-5 (producido por Nomura Kagaku) o similares como columna, y se usó disolvente de agua-acetonitrilo que contenía un 0,1 % de ácido acético como eluyente.
Cuando se realizó purificación por HPLC, el compuesto objetivo se obtuvo eliminando el disolvente por liofilización, salvo que se indique particularmente. Para la medición de los espectros de resonancia magnética nuclear (RMN), se usó Gemini-300 (FT-Rm N, Varian Co., Ltd.) o AL-300 (FT-RMN, producido por JEOL Co., Ltd.). Como disolvente, se usó cloroformo deuterado salvo que se indique específicamente, se midieron los desplazamientos químicos usando tetrametilsilano (TMS) como patrón interno, y se indicaron con 5 (ppm), y la constante de unión se indicó con J (Hz).
Para LCMS, se midió el espectro de masas por cromatografía de líquidos-espectrometría de masas (LC-MS). Salvo que se indique especialmente, se usó un espectrómetro de masas de cuadrupolo simple, sistema UPLC/SQD (producido por Waters) como espectrómetro de masas, y la medición se realizó mediante el método de ionización por electronebulización (ESI). Como aparato de cromatografía de líquidos, se usó sistema de LC Acquity Ultra Performance producido por Waters. Como columna de separación, se usó ACQUITY UPLC BEH C18 (1 x 50 mm, 1,7 pm, producida por Waters).
Sin embargo, para las condiciones de LC de FLC-1 mencionadas a continuación, se usó un espectrómetro de cuadrupolo simple, Platform-LC (producido por Waters) como espectrómetro de masas, y la medición se realizó mediante el método de ionización por electronebulización (ESI). Como aparato de cromatografía de líquidos, se usó el sistema 306 PUMP producido por GILSON. Como columna de separación, se usó Develosil C30-UG-5 (50 x 4,6 mm, producido por Nomura Kagaku).
Cuando las condiciones de LC se mencionan especialmente en los ejemplos y ejemplos de referencia, significa que la medición se realizó con las siguientes condiciones de disolvente. El símbolo m/z significa datos de espectro de masas (MH+, M+NH4+ o MH- también se indica).
(LC-1) La medición se realizó en condiciones en que la elución se realizó a un caudal de 0,6 ml/minuto usando un gradiente lineal de un 5 a un 90 % (v/v) de solución B [acetonitrilo que contiene un 0,1 % (v/v) de ácido acético] en solución A [agua que contiene un 0,1 % (v/v) de ácido acético] de 0 minutos a 2,0 minutos, y después un gradiente lineal de un 90 a un 98 % de solución B en solución A de 2,0 a 2,5 minutos.
(LC-6) La medición se realizó en condiciones en que la elución se realizó a un caudal de 0,6 ml/minuto usando un gradiente lineal de un 70 a un 90 % (v/v) de solución B [acetonitrilo que contiene un 0,1 % (v/v) de ácido acético] en solución A [agua que contiene un 0,1 % (v/v) de ácido acético] de 0 a 2,0 minutos, y después un gradiente lineal de un 90 a un 98 % de solución B en solución A de 2,0 a 2,5 minutos.
(NLC-1) La medición se realizó en condiciones en que la elución se realizó a un caudal de 0,6 ml/minuto usando un gradiente lineal de un 5 a un 90 % (v/v) de solución B [acetonitrilo] en solución A [acetato amónico acuoso 10 mM] de 0 minutos a 2,0 minutos, y después un gradiente lineal de un 90 a un 98 % de solución B en solución A de 2,0 a 2,5 minutos.
(NLC-6) La medición se realizó en condiciones en que la elución se realizó a un caudal de 0,6 ml/minuto usando un gradiente lineal de un 70 a un 90 % (v/v) de solución B [acetonitrilo] en solución A [acetato amónico acuoso 10 mM] de 0 minutos a 2,0 minutos, y después un gradiente lineal de un 90 a un 98 % de solución B en solución A de 2,0 a 2,5 minutos.
(FLC-1) La medición se realizó en condiciones en que la elución se realizó a un caudal de 2 ml/minuto usando un gradiente lineal de un 5 a un 98 % (v/v) de solución B [acetonitrilo que contiene un 0,1 % (v/v) de ácido acético] en solución A [agua que contiene un 0,1 % (v/v) de ácido acético] de 0 a 5 minutos, un 98 % (v/v) de solución B en solución A de 5 a 6 minutos, un gradiente lineal de un 98 a un 5 % (v/v) de solución B en solución A de 6 a 6,01 minutos, y un 5 % (v/v) de solución B en solución A de 6,01 a 7,5 minutos.
Para LC quiral, el tiempo de retención se midió por cromatografía de líquidos de alto rendimiento (HPLC). Cuando las condiciones de LC quiral se mencionan especialmente en los ejemplos y ejemplos de referencia, significa que la medición se realizó con las siguientes condiciones de medición.
(LC-1 quiral) La medición se realizó usando CHIRALCEL OD-H (4,6 x 250 mm, 5 gm, producida por Daicel Corporation) como columna de separación en condiciones en que la elución se realizó a un caudal de 0,6 ml/minuto como elución isocrática usando un 5 % (v/v) de solución B (etanol) en solución A (n-hexano).
(LC-2 quiral) La medición se realizó usando CHIRALCEL OJ-H (4,6 x 250 mm, 5 gm, producida por Daicel Corporation) como columna de separación en condiciones en que la elución se realizó a un caudal de 1,0 ml/minuto usando etanol que contiene un 0,1 % (v/v) de ácido trifluoroacético.
Los fabricantes de los reactivos usados a veces pueden indicarse con las siguientes abreviaturas: Tokyo Chemical Industry Co., Ltd., TCI; Sigma-Aldrich Co. LLC., ALDRICH; Kanto Kagaku Co., Inc., KANTO; Wako Pure Chemical Industries Ltd., WAKO; Maybridge Co., Ltd., MAYBRIDGE; APOLLO Co., Ltd., APOLLO; Combi-Blocks Inc., COMBI-BLOCKS; Takasago International Corporation, TAKASAGO; Johnson Matthey Co., Ltd., JOHNSON; Nippon Chemical Industrial Co., Ltd., Nippon Chemical; y Japan EnviroChemicals, Limited, Japan EnviroChemicals.
Las abreviaturas o símbolos usados en las descripciones tienen los siguientes significados: n, normal; i, iso; s, secundario; t, terciario; c, ciclo; Me, metilo; Et, etilo; Pr, propilo; Bu, butilo; Pen, pentilo; Hex, hexilo; Hep, heptilo; Ph, fenilo; Bn, bencilo; Py, piridilo; Ac, acetilo; CHO, formilo; COOH, carboxilo; NO2 , nitro; DMA, dimetilamino; NH2 , amino; CF3 , trifluorometilo; F, fluoro; Cl, cloro; Br, bromo; OMe, metoxi; OH, hidroxi; TFA, trifluoroacetilo; SO2 , sulfonilo; CO, carbonilo; THF, tetrahidrofurano; DMF, N,N-dimetilformamida; DMSO, dimetilsulfóxido; y DME, dimetoxietano.
Los números indicados antes de los sustituyentes representan las posiciones de sustitución. Los números indicados después de las abreviaturas de anillos aromáticos con guiones indican las posiciones de sustitución en los anillos aromáticos. El símbolo (S) mencionado en los nombres de compuestos y fórmulas estructurales significa que el carbono asimétrico correspondiente está en la configuración S, y (R) significa que el carbono asimétrico correspondiente está en la configuración R. Además, cuando no se indica (R) o (S) para un compuesto que tiene un carbono asimétrico, significa que el compuesto consistía en una mezcla de isómero (R) e isómero (S) a una relación arbitraria. Dicho compuesto puede ser una mezcla racémica de isómero (R) e isómero (S).
Cuando se requiere desprotección en el proceso de síntesis de los compuestos de ejemplo, se realizó de acuerdo con métodos conocidos tales como los métodos descritos en Protective Groups in Organic Synthesis, publicado por John Wiley and Sons (2007).
Ejemplo de referencia A-2: fórc-Butildimetil(2-(tiofen-2-il)etoxi)silano (intermedio A-2)
[Fórmula 76]
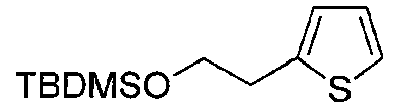
A una solución de 2-(tiofen-2-il)etanol (4 g, TCI) en N,N-dimetilformamida (312 ml), se le añadió sucesivamente imidazol (4,3 g), terc-butildimetilclorosilano (7,05 g) y N,N-dimetil-4-aminopiridina (763 mg) en refrigeración por hielo, y la mezcla se agitó a temperatura ambiente durante 2,75 horas. A la mezcla de reacción, se le añadió acetato de etilo, y la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico, salmuera saturada, hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y después se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (7,32 g).
(Intermedio A-2: Rf (TLC) = 0,70 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia A-3: Ácido 5-(2-((ferc-butildimetilsilil)oxi)etil)tiofeno-2-carboxílico (intermedio A-3) [Fórmula 77]

Una solución del intermedio A-2 (7,15 g) en tetrahidrofurano (111 ml) se enfrió hasta -78 °C en una atmósfera de nitrógeno. A la mezcla de reacción, se le añadió gota a gota n-butil-litio (solución de 2,6 mol/l en hexano, 14,3 ml, KANTO), y la mezcla se agitó durante 0,75 horas tal cual estaba. La mezcla de reacción se calentó hasta -5 °C, después se añadió hielo seco (125 g) en porciones, y después de completarse la adición, la mezcla de reacción se agitó más durante 0,75 horas. A la mezcla de reacción, se le añadió cloruro de amonio acuoso saturado, y la mezcla se agitó a temperatura ambiente. Se añadió acetato de etilo a la mezcla de reacción para extracción, y la capa orgánica se lavó sucesivamente con cloruro de amonio acuoso saturado y salmuera saturada, y después se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (9,03 g).
(Intermedio A-3: LCMS m/z 287,0 (MH+), tiempo de retención 1,35 minutos, condiciones de LC NLC-1) Ejemplo de referencia A-4: 5-(2-Hidroxietil)tiofeno-2-carboxilato de metilo (intermedio A-4)
[Fórmula 78]

Una solución del intermedio A-3 (9,03 g) en metanol (64 ml) se enfrió hasta 0 °C, se añadió ácido sulfúrico concentrado (3,2 ml) en porciones a la solución, y la mezcla se agitó tal cual estaba durante 5 minutos. La mezcla de reacción se calentó hasta 70 °C, se agitó durante 24 horas, y después se enfrió hasta 0 °C, y se añadió hidrogenocarbonato de sodio acuoso saturado en pociones hasta que la mezcla de reacción se volvió neutra. Se añadió acetato de etilo a la mezcla de reacción para extracción, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y después se secó. El disolvente se evaporó a presión reducida, y el residuo se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (4,61 g). (Intermedio A-4: Rf (TLC) = 0,33 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia A-5: 5-(2-Bromoetil)tiofeno-2-carboxilato de metilo (intermedio A-5)
[Fórmula 79]

A una solución del intermedio A-4 (4,61 g) en diclorometano (200 ml), se le añadió trifenilfosfina (9,8 g), y después la mezcla se enfrió hasta 0 °C. A la mezcla de reacción, se le añadió tetrabromuro de carbono (12,3 g) en porciones, y la mezcla se calentó hasta temperatura ambiente, y después se agitó durante 13,5 horas. La mezcla de reacción se descomprimió para evaporar el disolvente, y después el residuo se purificó por cromatografía en columna
(hexano/acetato de etilo) para obtener el compuesto del título (5,4 g). (Intermedio A-5: Rf (TLC) = 0,70 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia A-6: 2-(2-(5-(Metoxicarbonil)tiofen-2-il)etil)hidrazinacarboxilato de ferc-butilo (intermedio A-6)
[Fórmula 80]

A una solución del intermedio A-5 (6,2 g) en acetonitrilo (125 ml), se le añadió sucesivamente carbazato de tere-butilo (16,5 g, TCI), hidrogenocarbonato de sodio (10,5 g) y yoduro de sodio (700 mg), y la mezcla se agitó a 90 °C durante 13 horas. La mezcla de reacción se enfrió hasta 0 °C, se añadió acetato de etilo (155 ml) a la mezcla de reacción, y la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico, hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y después se secó. El disolvente se evaporó a presión reducida, y el residuo se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (5,1 g).
(Intermedio A-6: LCMS m/z 301,1 (MH+), tiempo de retención 1,42 minutos, condiciones de LC NLC-1)
1H-RMN (CDCl3): 5 (ppm) 7,64 (1 H, d, J = 4,0 Hz), 6,87 (1 H, d, J = 4,0 Hz), 3,86 (3H, s), 3,18 (2H, t, J = 7,2 Hz), 3,02 (2H, t, J = 7,2 Hz), 2,60-1,90 (2H, a), 1,64 (9H, s)
Ejemplo de referencia B-3: Tioato de S-(2-cloroetil)carbocloruro (intermedio B-3)
[Fórmula 81]

Una solución mixta de sulfuro de etileno (320 g, TCI) y piridina (4,3 ml) se enfrió en un baño de hielo en una atmósfera de argón, se añadió trifosgeno (474 g, t C i) en porciones a la mezcla de reacción, y la mezcla se agitó tal cual estaba durante 4 horas. La mezcla de reacción se destiló a presión reducida (de 0,7 a 0,8 kPa, de 50 a 52 °C) para purificación para obtener el compuesto del título (281 g).
1H-RMN (CDCl3): 5 (ppm) 3,72 (2H, t, J = 7,0 Hz), 3,30 (2H, t, J = 7,0 Hz)
Ejemplo de referencia Z-1: 2-(((2-Cloroetil)tio)carbonil)-2-(2-(5-(metoxicarbonil)tiofen-2-il)etil)hidrazinacarboxilato de ferc-butilo (intermedio Z-1)
[Fórmula 82]

A una solución del intermedio A-6 (140,3 g) en diclorometano (660 ml), se le añadió agua (330 ml) e hidrogenocarbonato de sodio (78,09 g), la mezcla se agitó durante 10 minutos, y después el intermedio B-3 (81,71 g) se añadió en porciones a la mezcla de reacción, mientras la temperatura interna de la mezcla de reacción se mantenía para estuviera a 20 hasta 25 °C. La mezcla se agitó tal cual estaba durante 1 hora, y después la capa orgánica se lavó con salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (199,5 g).
(Intermedio Z-1: Rf (TLC) = 0,43 (hexano:acetato de etilo = 2:1))
Ejemplo de referencia Z-2: 5-(2-(1-(((2-Cloroetil)tio)carbonil)hidrazinil)etil)tiofeno-2-carboxilato de metilo (intermedio Z-2)
[Fórmula 83]

Al intermedio Z-1 (199 g), se le añadió una solución de 4 mol/l de cloruro de hidrógeno en dioxano (800 ml), y la mezcla se agitó a temperatura ambiente durante 18 horas. El disolvente se evaporó a presión reducida, y después se añadió diclorometano (6 l) e hidrogenocarbonato de sodio acuoso saturado (2 l) al residuo para extracción. La capa orgánica se lavó con salmuera saturada (2 l), y se secó, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (172 g).
(Intermedio A-4: Rf (TLC) = 0,49 (heptano:acetato de etilo = 1:1))
Ejemplo de referencia Z-3: 5-(2-(2-Oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-3)
[Fórmula 84]

A una solución del intermedio Z-2 (172 g) en acetonitrilo (3,4 l), se le añadió sucesivamente hidrogenocarbonato de sodio (223 g) y yoduro de sodio (397 g), y la mezcla se agitó a 75 °C durante 15 horas. La mezcla se agitó más a 83 °C durante 15 horas, y después se enfrió hasta temperatura ambiente. La mezcla de reacción se filtró usando papel de filtro, y el residuo que permaneció sobre el papel de filtro se lavó con acetonitrilo (1 l), se combinó con el filtrado, y se concentró a presión reducida. Al residuo obtenido después de la concentración, se le añadió diclorometano (3 l), y después la mezcla se filtró usando papel de filtro, el residuo que permaneció en el papel de filtro se lavó con diclorometano (1 l), se combinó con el filtrado y se concentró a presión reducida. El residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo), y después se concentró a presión reducida. El residuo se disolvió en acetato de etilo (1 l) calentando, después se añadió heptano a la solución, y la mezcla se enfrió en hielo. El sólido depositado se recogió por filtración para obtener el compuesto del título (97 g).
1H-RMN (CDCl3): ó (ppm) 7,64 (1 H, d, J = 3,8 Hz), 6,88 (1 H, d, J = 3,8 Hz), 3,86 (3H, s), 3,85 (2H, t, 7,0 Hz), 3,30 (2H, t, J = 7,0 Hz), 3,25-3,17 (4H, m), 3,16 (2H, t, J = 7,0 Hz)
Ejemplo de referencia C-2: 2-(3-Bromofenil)-N-metoxi-N-metilacetamida (intermedio C-2)
[Fórmula 85]

Una solución de diisopropiletilamina (800 ml) en diclorometano (1,8 l) se enfrió en hielo, se añadió sucesivamente ácido 3-bromofenilacético (313 g, t C i), clorhidrato de N,O-dimetilhidroxilamina (284 g), clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida (334 g) y N,N-dimetil-4-aminopiridina (18 g), y la mezcla se agitó a temperatura ambiente durante 12,5 horas. A la mezcla de reacción, se le añadió agua (630 ml) y diclorometano (630 ml), y después la capa orgánica se lavó sucesivamente dos veces con 2 mol/l de ácido clorhídrico (630 ml), y una vez con cada uno de hidrogenocarbonato de sodio acuoso saturado (630 ml) y salmuera saturada (630 ml). La capa orgánica se secó, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (372 g).
(Intermedio C-2: LCMS m/z 257,9 (MH+), tiempo de retención 1,37 minutos, condiciones de LC NLC-1)
1H-RMN (CDCh): ó (ppm) 7,46-7,44 (1H, m), 7,39-7,36 (1 H, m), 7,25-7,15 (2H, m), 3,74 (2H, s), 3,64 (3H, s), 3,20 (3H, s)
Ejemplo de referencia C-3: 1-(3-Bromofenil)but-3-en-2-ona (intermedio C-3)
[Fórmula 86]

Una solución del intermedio C-2 (104,2 g) en tetrahidrofurano (2,1 l) se enfrió hasta -45 °C en una atmósfera de nitrógeno. A la mezcla de reacción,
se le añadió bromuro de vinilmagnesio (solución a 1 mol/l en tetrahidrofurano, 605 ml, Aldrich) durante 30 minutos, y la mezcla se calentó hasta 0 °C, y después se agitó durante 1,5 horas. La mezcla de reacción se añadió a una mezcla de agua helada (1 l) y 2 mol/l de ácido clorhídrico (1 l), y la mezcla se agitó durante 1 minuto. Se añadió éter isopropílico (2 l) para extracción, y la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico (1 l), agua (1 l) y salmuera saturada (1 l), y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (92,1 g). (Intermedio C-3: Rf (TLC) = 0,74 (heptano:acetato de etilo = 2:1))
Ejemplo de referencia C-2-2: 2-(3-Yodofenil)-N-metoxi-N-metilacetamida (intermedio C-2-2)
[Fórmula 87]

El intermedio C-2-2 se sintetizó de acuerdo con el método descrito en ejemplo de referencia C-2 usando ácido 3-yodofenilacético (2,85 g) en lugar de ácido 3-bromofenilacético y, por tanto, se obtuvo el compuesto del título (3,07 g). (Intermedio C-2-2: Rf (TLC) = 0,42 (hexano:acetato de etilo = 1:2))
Cuando el compuesto se sintetiza de acuerdo con el método descrito anteriormente, la cantidad de los reactivos, la cantidad del disolvente, el tiempo de reacción y similares pueden cambiarse apropiadamente de acuerdo con la cantidad equivalente del material de partida a usar en vista del conocimiento común de los expertos en la materia. Lo mismo se aplicará a los siguientes ejemplos.
Ejemplo de referencia C-3-2: 1-(3-Yodofenil)but-3-en-2-ona (intermedio C-3-2)
[Fórmula 88]

El intermedio C-3-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia C-3 usando el intermedio C-2-2 (100 mg) en lugar del intermedio C-2 y, por tanto, se obtuvo el compuesto del título (58,7 mg). (Intermedio C-3-2: Rf (TLC) = 0,60 (hexano:acetato de etilo = 1:2))
Ejemplo de referencia Z-4: 5-(2-(4-(4-(3-Bromofenil)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-4)
[Fórmula 89]

A una solución del intermedio Z-3 (44,4 g) en etanol (444 ml), se le añadió el intermedio C-3 (92,1 g), y la mezcla se agitó a 110 °C durante 40 horas. La mezcla de reacción se descomprimió para evaporar el disolvente. El residuo resultante se purificó por cromatografía en columna (tolueno/acetato de etilo) para obtener el compuesto del título (75,9 g).
(Intermedio Z-4: LCMS m/z 511,2 (MH+), tiempo de retención 1,75 minutos, condiciones de LC NLC-1) Ejemplo de referencia Z-4-2: 5-(2-(4-(4-(3-Yodofenil)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-4-2)
[Fórmula 90]

El intermedio Z-4-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-4 usando el intermedio C-3-2 (680,2 mg) en lugar del intermedio C-3 y, por tanto, se obtuvo el compuesto del título (120,1 mg).
(Intermedio Z-4-2: Rf (TLC) = 0,50 (hexano:acetato de etilo = 1:2), LCMS m/z 559,0 (MH+), tiempo de retención 1,84 minutos, condiciones de lC LC-1)
Ejemplo de referencia Z-5: 5-(2-(4-(4-(3-Bromofenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-5)
[Fórmula 91]

Una solución del intermedio Z-4 (75,7 g) en metanol (1,14 l) se enfrió hasta 0 °C, y se añadió borohidruro de sodio (7,47 g) en porciones a la solución. La mezcla se agitó a 0 °C durante 1 hora, y después se añadió ácido clorhídrico diluido en porciones a la mezcla de reacción hasta que la mezcla de reacción se volvió neutra. El disolvente orgánico se evaporó a presión reducida, después se añadió acetato de etilo (2 l) al residuo, la mezcla se enfrió hasta 0 °C, se añadió hidrogenocarbonato de sodio acuoso saturado (1 l) a la mezcla en porciones, y la mezcla resultante se agitó durante 5 minutos. La capa orgánica se extrajo, y se secó, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (71,0 g).
(Intermedio Z-5: LCMS m/z 513,15 (MH+), tiempo de retención 1,70 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-14: 5-(2-(2-Oxo-4-(3-oxo-4-(3-(tiofen-3-iletinil)fenil)butil)-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-14)

Al intermedio Z-4-2 (86,6 mg), se le añadió sucesivamente dietilamina (78 pl), 3-etiniltiofeno (21 pl), yoduro de cobre (I) (0,8 mg), y tetraquis(trifenilfosfina)paladio (1,1 mg), y la mezcla se agitó a temperatura ambiente durante 2 horas. Además, se añadió sucesivamente dietilamina (600 pl), yoduro de cobre (I) (1,5 mg) y tetraquis(trifenilfosfina)paladio (2,0 mg), y la mezcla se agitó a temperatura ambiente durante 12 horas. A la mezcla de reacción, se le añadió éter dietílico y 1 mol/l de ácido clorhídrico (0,5 ml), y la capa orgánica se lavó sucesivamente 5 veces con 1 mol/l de ácido clorhídrico (1 ml), y una vez con hidrogenocarbonato de sodio acuoso saturado (0,5 ml), y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (31,7 mg).
(Intermedio Z-14: Rf (TLC) = 0,12 (hexano:acetato de etilo = 1:2), LCMS m/z 539,1 (MH+), tiempo de retención 1,95 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-17: 5-(2-(4-(3-Hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-17)
[Fórmula 93]

El intermedio Z-17 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-5 usando el intermedio Z-14 (31,7 mg) en lugar del intermedio Z-4 y, por tanto, se obtuvo el compuesto del título (31,8 mg).
(Intermedio Z-17: LCMS m/z 541,1 (MH+), tiempo de retención 1,90 minutos, condiciones de LC LC-1) Ejemplo 1: Ácido 5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 94]

A una solución del intermedio Z-17 (31,8 mg) en tetrahidrofurano (884 pl), se le añadió agua (221 pl) y 2 mol/l de hidróxido de litio acuoso (442 pl), y la mezcla se agitó a 50 °C durante 17,5 horas. La mezcla de reacción se enfrió hasta 0 °C, se añadió 2 mol/l de ácido clorhídrico (660 pl) a la mezcla, y después la mezcla resultante se extrajo con acetato de etilo. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía de capa fina (hexano/acetato de etilo) para obtener el compuesto del título (22,7 mg).
(LCMS m/z 527,2 (MH+), tiempo de retención 1,68 minutos, condiciones de LC LC-1)
Ejemplo de referencia A-10: (3-Bromotiofen-2-il)metanol (intermedio A-10)
[Fórmula 95]
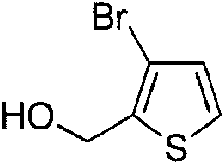
Una solución de ácido 3-bromotiofeno-2-carboxílico (3,0 g, Aldrich) en tetrahidrofurano (46 ml) se enfrió hasta 0 °C en una atmósfera de gas nitrógeno, se añadió gota a gota una solución a 1 mol/l de complejo de borano-tetrahidrofurano en tetrahidrofurano (26,1 ml) a la solución durante 15 minutos, y después la mezcla se agitó a temperatura ambiente durante 21,5 horas. La mezcla de reacción se enfrió hasta 0 °C, se añadió agua helada, 1 mol/l de ácido clorhídrico y acetato de etilo a la mezcla, y la mezcla resultante se agitó. El disolvente orgánico se evaporó a presión reducida, después se añadió acetato de etilo al residuo, y la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico, hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (2,87 g).
(Intermedio A-10: Rf (TLC) = 0,42 (hexano:acetato de etilo = 2:1))
Ejemplo de referencia A-11: 3-Bromo-2-(bromometil)tiofeno (intermedio A-11)
[Fórmula 96]
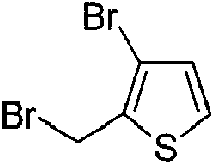
Una solución del intermedio A-10 (7,14 g) en diclorometano (169 ml) se enfrió hasta 0 °C, se añadió trifenilfosfina (13,3 g) y tetrabromuro de carbono (13,45 g) a la solución, y la mezcla se agitó a temperatura ambiente durante 2,75 horas. A la mezcla de reacción, se le añadió hidrogenocarbonato de sodio acuoso saturado, y después el disolvente orgánico
se evaporó a presión reducida. Se añadió acetato de etilo al residuo, y después la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente orgánico se evaporó a presión reducida, después se añadió un disolvente mixto de hexano y acetato de etilo (8:1) al residuo resultante para preparar una suspensión, y la suspensión se filtró con papel de filtro recubierto con gel de sílice. El disolvente del filtrado se evaporó a presión reducida para obtener el compuesto del título (9,70 g).
(Intermedio A-11: Rf (TLC) = 0,64 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-12: 2-(3-Bromotiofen-2-il)acetonitrilo (intermedio A-12)
[Fórmula 97]

Al intermedio A-11 (9,70 g), se le añadió dimetilsulfóxido (28 ml) y acetonitrilo (140 ml), la mezcla se enfrió hasta 0 °C, después se añadió cianuro de sodio (2,15 g) a la mezcla, y la mezcla resultante se agitó a temperatura ambiente durante 16 horas. A la mezcla de reacción, se le añadió hidrogenocarbonato de sodio acuoso saturado, y la mezcla se agitó, y después se concentró a presión reducida. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con acetato de etilo. El filtrado y el líquido de lavado se mezclaron, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente orgánico se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (3,89 g).
(Intermedio A-12: Rf (TLC) = 0,18 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-13: 2-(3-Bromotiofen-2-il)acetato de etilo (intermedio A-13)
[Fórmula 98]

A una solución del intermedio A-12 (3,89 g) en etanol (32,3 ml), se le añadió agua (0,4 ml), la mezcla se enfrió hasta 0 °C, y después se añadió ácido sulfúrico concentrado (5,63 ml) a la mezcla en porciones. La mezcla de reacción se agitó a 85 °C durante 115 horas, y después se enfrió hasta 0 °C, y se añadió hidrogenocarbonato de sodio acuoso saturado hasta que la mezcla de reacción se volvió neutra. Se añadió acetato de etilo a la mezcla de reacción, y la mezcla resultante se agitó, y después se concentró a presión reducida. Se añadió acetato de etilo a la mezcla de reacción, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (4,40 g). (Intermedio A-13: Rf (TLC) = 0,33 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-14: 2-(3-Bromotiofen-2-il)etanol (intermedio A-14)
[Fórmula 99]

Una solución del intermedio A-13 (4,40 g) en tetrahidrofurano (88,5 ml) se enfrió hasta 0 °C en una atmósfera de gas nitrógeno, se añadió hidruro de litio y aluminio (672 mg) a la solución, y la mezcla se agitó durante 0,6 horas. A la mezcla de reacción, se le añadió agua helada, 1 mol/l de ácido clorhídrico y acetato de etilo, y la mezcla resultante se agitó, y después la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico, hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (2,69 g). (Intermedio A-14: Rf (TLC) = 0,23 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia A-2-2: (2-(3-Bromotiofen-2-il)etoxi)(terc-butil)dimetilsilano (intermedio A-2-2) [Fórmula 100]

El intermedio A-2-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-2 usando el intermedio A-14 (2,69 g) en lugar de 2-(tiofen-2-il)etanol y, por tanto, se obtuvo el compuesto del título (3,93 g).
(Intermedio A-2-2: Rf (TLC) = 0,76 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia A-3-2: Ácido 4-bromo-5-(2-((ferc-butildimetilsilil)oxi)etil)tiofeno-2-carboxílico (intermedio A-3-2)
[Fórmula 101]

El intermedio A-3-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-3 usando el intermedio A-2-2 (293 mg) en lugar del intermedio A-2, y diisopropilamida de litio (solución de 1,09 mol/l en hexano/tetrahidrofurano, 928 pl, KANTO) en lugar de n-butil-litio (solución de 2,6 mol/l en hexano, KANTO) y, por tanto, se obtuvo el compuesto del título (339 mg).
(Intermedio A-3-2: Rf (TLC) = 0,12 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia A-4-2: 4-Bromo-5-(2-hidroxietil)tiofeno-2-carboxilato de metilo (intermedio A-4-2) [Fórmula 102]

El intermedio A-4-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-4 usando el intermedio A-3-2 (377 mg) en lugar del intermedio A-3 y, por tanto, se obtuvo el compuesto del título (217 mg).
(Intermedio A-4-2: Rf (TLC) = 0,53 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia A-5-2: 4-Bromo-5-(2-bromoetil)tiofeno-2-carboxilato de metilo (intermedio A-5-2) [Fórmula 103]

El intermedio A-5-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-5 usando el intermedio A-4-2 (217 mg) en lugar del intermedio A-4 y, por tanto, se obtuvo el compuesto del título (315 mg).
(Intermedio A-5-2: Rf (TLC) = 0,44 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-6-2: 2-(2-(3-Bromo-5-(metoxicarbonil)tiofen-2-il)etil)hidrazinacarboxilato de ferc-butilo (intermedio A-6-2)
[Fórmula 104]

El intermedio A-6-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-6 usando el intermedio
A-5-2 (315 mg) en lugar del intermedio A-5 y, por tanto, se obtuvo el compuesto del título (168 mg). (Intermedio A-5-2: Rf (TLC) = 0,48 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia Z-1-2: 2-(2-(3-Bromo-5-(metoxicarbonil)tiofen-2-il)etil)-2-(((2-cloroetil)tio)carbonil)hidrazinacarboxilato de ferc-butilo (intermedio Z-1-2)
[Fórmula 105]

A una solución del intermedio A-6-2 (1,98 g) en diclorometano (13,1 ml), se le añadió hidrogenocarbonato de sodio (880 mg), la mezcla se enfrió hasta 0 °C, y después se añadió el intermedio B-3 (993 mg) en porciones a la mezcla. La mezcla resultante se agitó a temperatura ambiente durante 0,5 horas, después se añadió agua y acetato de etilo a la mezcla de reacción, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (796 mg).
(Intermedio Z-1-2: Rf (TLC) = 0,53 (tolueno:acetato de etilo = 8:1))
Ejemplo de referencia Z-2-2: 4-Bromo-5-(2-(1-(((2-cloroetil)tio)carbonil)hidrazinil)etil)tiofeno-2-carboxilato de metilo (intermedio Z-2-2)
[Fórmula 106]

Al intermedio Z-1-2 (796 mg), se le añadió una solución de 4 mol/l de cloruro de hidrógeno en dioxano (7,5 ml), y la mezcla se agitó a temperatura ambiente durante 17,6 horas. A la mezcla de reacción, se le añadió acetato de etilo y 5 mol/l de hidróxido de sodio acuoso, y después se añadió hidrogenocarbonato de sodio acuoso saturado a la mezcla hasta que la mezcla se volvió básica. La capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (594 mg).
(Intermedio Z-2-2: Rf (TLC) = 0,42 (tolueno:acetato de etilo = 8:1))
Ejemplo de referencia Z-3-2: 4-Bromo-5-(2-(2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-3-2)
[Fórmula 107]

A una solución del intermedio Z-2-2 (594 mg) en acetonitrilo (14,9 ml), se le añadió sucesivamente hidrogenocarbonato de sodio (626 mg) y yoduro de sodio (1,12 g), y la mezcla se agitó a 85 °C durante 120 horas. La mezcla de reacción se enfrió hasta temperatura ambiente, y después se añadió acetato de etilo y agua a la mezcla para extracción. La capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó, después el disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (374 mg).
(Intermedio Z-3-2: Rf (TLC) = 0,13 (hexano:acetato de etilo = 2:1))
Ejemplo de referencia C-4: N-Metoxi-N-metil-2-(3-(tiofen-3-iletinil)-fenil)acetamida (intermedio C-4)
[Fórmula 108]

A una solución del intermedio C-2-2 (1,0 g) en acetonitrilo (26 ml), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (43 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (243 mg), carbonato de cesio (2,1 g) y 3-etiniltiofeno (650 pl), y la mezcla se agitó a 60 °C durante 14 horas en una atmósfera de gas nitrógeno. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con acetato de etilo. El filtrado y el líquido de lavado se mezclaron, el disolvente orgánico se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (850 mg).
(Intermedio C-4: Rf (TLC) = 0,40 (hexano:acetato de etilo = 1:1), LCMS m/z 286,13 (MH+), tiempo de retención 1,70 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-14-2: 4-Bromo-5-(2-(2-oxo-4-(3-oxo-4-(3-(tiofen-3-iletinil)fenil)butil)-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-14-2)

Una solución del intermedio C-4 (117 mg) en 1,2-dimetoxietano (2,3 ml) se enfrió hasta 0 °C en una atmósfera de nitrógeno. A la mezcla de reacción, se le añadió bromuro de vinilmagnesio (solución de 1 mol/l en tetrahidrofurano, 620 pl, Aldrich), y la mezcla resultante se agitó durante 3 horas. A la mezcla de reacción, se le añadió 2 mol/l de ácido clorhídrico, y la mezcla resultante se agitó durante 1 minuto. Se añadió acetato de etilo a la mezcla de reacción para extracción, la capa orgánica se secó, y después el disolvente se evaporó a presión reducida. Al residuo resultante, se le añadió etanol (3 ml), agua (3 ml) y el intermedio Z-3-2 (100 mg), y la mezcla se agitó a 110 °C durante 18 horas. A la mezcla de reacción, se le añadió salmuera saturada y cloroformo para extracción, la capa orgánica se secó, y después el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo para obtener el compuesto del título (156,1 mg).
(Intermedio Z-14-2: LCMS m/z 617,2 (MH+), tiempo de retención 2,08 minutos, condiciones de LC LC-1)
Ejemplo 2: Ácido 4-bromo-5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 110]

Una solución del intermedio Z-14 -2 (156,1 mg) en metanol (3 ml) se enfrió hasta 0 °C, y se añadió borohidruro de sodio (17,3 mg) en porciones a la solución. La mezcla resultante se agitó a 0 °C durante 1 hora, y después se añadió ácido clorhídrico diluido en porciones a la mezcla de reacción hasta que la mezcla se volvió neutra. El disolvente orgánico se evaporó a presión reducida, después se añadió acetato de etilo (2 l) al residuo, la mezcla se enfrió hasta 0 °C, se añadió hidrogenocarbonato de sodio acuoso saturado (1 l) en porciones a la mezcla, y la mezcla resultante se agitó durante 5 minutos. La capa orgánica se extrajo, y se secó, y después el disolvente se evaporó a presión
reducida. Al residuo resultante, se le añadió tetrahidrofurano (4,6 ml), metanol (4,6 ml) y 1 mol/l de hidróxido de sodio acuoso (4,6 ml), y la mezcla se agitó a temperatura ambiente durante 3 horas. La mezcla de reacción se enfrió hasta 0 °C, se añadió 2 mol/l de ácido clorhídrico a la mezcla de reacción, después la mezcla resultante se extrajo con acetato de etilo, y la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (140 mg).
(LCMS m/z 605,1 (MH+), tiempo de retención 1,78 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-14-3: 5-(2-(2-Oxo-4-(3-oxo-4-(3-(tiofen-2-iletinil)fenil)butil)-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-14-3)
[Fórmula 111]

El intermedio Z-14-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-14 usando 2-etiniltiofeno (33,6 mg, MAYBRIDGE) en lugar de 3-etiniltiofeno y, por tanto, se obtuvo el compuesto del título (32,9 mg).
(Intermedio Z-14-3: LCMS m/z 539,0 (MH+), tiempo de retención 2,00 minutos, condiciones de LC LC-1) Ejemplo 3: Ácido 5-(2-(4-(3-hidroxi-4-(3-(tiofen-2-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 112]

Una solución del intermedio Z-14-3 (32,9 mg) en metanol (0,6 ml) se enfrió hasta 0 °C, y se añadió borohidruro de sodio (3,6 mg) en porciones a la solución. La mezcla se agitó a 0 °C durante 1,5 horas, y después se diluyó con acetato de etilo, y se añadió ácido clorhídrico diluido (1,5 ml) a la mezcla. Se añadió hidrogenocarbonato de sodio acuoso saturado a la mezcla hasta que la mezcla se volvió neutra. La mezcla resultante se extrajo con acetato de etilo, la capa orgánica se secó, y después el disolvente se evaporó a presión reducida. Al residuo resultante, se le añadió tetrahidrofurano (920 pl), agua (230 pl) y 2 mol/l de hidróxido de sodio acuoso (460 pl), y la mezcla resultante se agitó a 50 °C durante 14 horas. La mezcla de reacción se enfrió hasta 0 °C, y se dejó reposar durante 5,5 horas, después se añadió 2 mol/l de ácido clorhídrico a la mezcla, la mezcla se extrajo con acetato de etilo, y la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía de líquidos (acetonitrilo/agua) para obtener el compuesto del título (3,6 mg).
(LCMS m/z 527,0 (MH+), tiempo de retención 1,79 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-6: 5-(2-(4-(4-(3-Bromofenil)-3-((terc-butildimetilsilil)oxi)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-6)
[Fórmula 113]

A una solución del intermedio Z-5 (1,0 g) en N,N-dimetilformamida (19,5 ml), se le añadió imidazol (265 mg) y terc-butildimetilclorosilano (596 mg), y la mezcla resultante se agitó a 30 °C durante 15 horas. A la mezcla de reacción, se
le añadió hidrogenocarbonato de sodio acuoso saturado, y la mezcla resultante se extrajo con acetato de etilo. La capa orgánica se lavó con salmuera saturada, y después se secó, el disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (1,16 g).
(Intermedio Z-6: LCMS m/z 627,0 (MH+), tiempo de retención 2,53 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-21: 5-(2-(4-(3-((ferc-Butildimetilsilil)oxi)-4-(3-((trimetilsilil)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-21)
[Fórmula 114]

A una solución del intermedio Z-6 (300 mg) en acetonitrilo (15,3 ml), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (12,4 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (68,3 mg), carbonato de cesio (311 mg) y etiniltrimetilsilano (331 pl), y la mezcla resultante se agitó a 60 °C durante 19 horas en una atmósfera de gas nitrógeno. A la mezcla de reacción, se le añadió etiniltrimetilsilano (199 pl), cloruro de bis(acetonitrilo)paladio (6,2 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (34,1 mg) y carbonato de cesio (187 mg), y la mezcla resultante se agitó a 60 °C durante 3,75 horas. El disolvente de la mezcla de reacción se evaporó a presión reducida, y después el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (245 mg).
(Intermedio Z-21: LCMS m/z 645,4 (MH+), tiempo de retención 2,35 minutos, condiciones de LC LC-6)
Ejemplo de referencia Z-22: 5-(2-(4-(3-((ferc-Butildimetilsilil)oxi)-4-(3-etinilfenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-22)
[Fórmula 115]
A una solución del intermedio Z-21 (225 mg) en metanol (3,6 ml), se le añadió carbonato de potasio (50 mg), y la mezcla se agitó a temperatura ambiente durante 1 hora. La mezcla de reacción se filtró, y el filtrado se combinó con el líquido de lavado con metanol usado para lavar el residuo que permaneció sobre el papel de filtro, y se concentró. El residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo para obtener el compuesto del título (198 mg).
(Intermedio Z-22: LCMS m/z 573,3 (MH+), tiempo de retención 1,37 minutos, condiciones de LC LC-6)
Ejemplo 4: Ácido 5-(2-(4-(3-hidroxi-4-(3-((4-metiltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 116]

5-(2-(4-(3-((íerc-Butildimetilsilil)oxi)-4-(3-((4-metiltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2carboxilato de metilo (intermedio Z-7-4)
[Fórmula 117]

A una solución del intermedio Z-22 (10 mg) en acetonitrilo (280 gl), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (0,5 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (2,5 mg), carbonato de cesio (6,8 mg) y 3-bromo-4-metiltiofeno (9,3 mg, TCI), y la mezcla resultante se agitó a 60 °C durante 4 horas en una atmósfera de gas nitrógeno. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con acetato de etilo. El filtrado y el líquido de lavado se mezclaron, y la capa orgánica se lavó sucesivamente con agua y salmuera saturada, y después se secó. El disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (7,4 mg).
(Intermedio Z-7-4: LCMS m/z 699,4 (MH+), tiempo de retención 2,18 minutos, condiciones de LC LC-6)
[Etapa b]
Ácido 5-(2-(4-(3-hidroxi-4-(3-((4-metiltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico Una solución del intermedio Z-7-4 (7,4 mg) en tetrahidrofurano (390 gl) se enfrió hasta 0 °C, se añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 33 gl) a la solución, y la mezcla resultante se agitó a temperatura ambiente durante 2,5 horas. A la mezcla de reacción, se le añadió metanol (390 gl) y 1 mol/l de hidróxido de sodio acuoso (390 gl), y la mezcla resultante se agitó a temperatura ambiente durante 2 horas. A la mezcla de reacción, se le añadió 2 mol/l de ácido clorhídrico (100 gl) y agua (400 gl), la mezcla se extrajo 5 veces con acetato de etilo (1 ml), y después la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (4,9 mg).
(LCMS m/z 541,2 (MH+), tiempo de retención 1,74 minutos, condiciones de LC LC-1)
Ejemplo 5: Ácido 5-(2-(4-(4-(3-((2-clorotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 118]

De acuerdo con el método descrito en el ejemplo 4, la síntesis se realizó usando 3-bromo-2-clorotiofeno (20,7 mg, TCI) en lugar de 3-bromo-4-metiltiofeno para obtener el compuesto del título (12,9 mg).
(LCMS m/z 561,1 (MH+), tiempo de retención 1,77 minutos, condiciones de LC LC-1)
Ejemplo 6: Ácido 5-(2-(4-(3-hidroxi-4-(3-((5-metiltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 119]

[Etapa a]
5-(2-(4-(3-((íerc-Butildimetilsilil)oxi)-4-(3-((5-metiltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-6)
[Fórmula 120]
A una solución del intermedio Z-22 (20 mg) en acetonitrilo (1120 pl), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (0,9 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (5,0 mg), carbonato de cesio (13,7 mg) y 3-bromo-5-metiltiofeno (18,5 mg, TCI), y la mezcla resultante se agitó a 60 °C durante 4 horas en una atmósfera de gas nitrógeno. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con un disolvente mixto de cloroformo y metanol (9:1). El filtrado y el líquido de lavado se mezclaron, el disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (16,2 mg).
(Intermedio Z-7-6: LCMS m/z 699,4 (MH+), tiempo de retención 2,20 minutos, condiciones de LC LC-6)
[Etapa b]
Ácido 5-(2-(4-(3-hidroxi-4-(3-((5-metiltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico Una solución del intermedio Z-7-6 (16,2 mg) en tetrahidrofurano (850 pl) se enfrió hasta 0 °C, se añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 73 pl), y la mezcla se agitó a temperatura ambiente durante 2,5 horas. A la mezcla de reacción, se le añadió 1 mol/l de hidróxido de sodio acuoso (66 pl), y la mezcla resultante se agitó a temperatura ambiente durante 5 horas. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico (500 pl), la mezcla resultante se extrajo 5 veces con acetato de etilo (1 ml), y después la capa orgánica se lavó con salmuera saturada (500 pl), y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (22,1 mg).
(LCMS m/z 541,2 (MH+), tiempo de retención 1,76 minutos, condiciones de LC LC-1)
Ejemplo 7: Ácido 5-(2-(4-(4-(3-((4-cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 121]
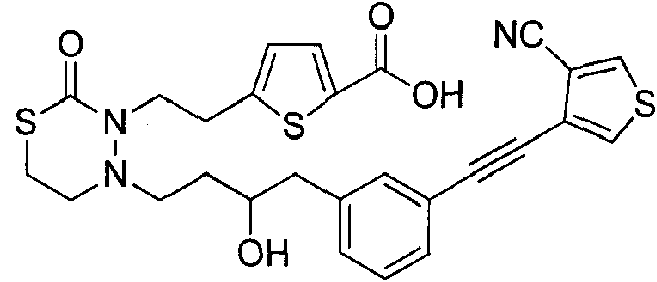
La síntesis se realizó de acuerdo con el método descrito en el ejemplo 6 usando 4-bromotiofeno-3-carbonitrilo (18,9 mg, COMBI-BLOCKS) en lugar de 3-bromo-5-metiltiofeno para obtener el compuesto del título (3,8 mg).
(LCMS m/z 552,1 (MH+), tiempo de retención 1,52 minutos, condiciones de LC LC-1)
Ejemplo 8: Ácido 5-(2-(4-(4-(3-((2-cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 122]

La síntesis se realizó de acuerdo con el método descrito en ejemplo 6 usando 3-bromotiofeno-2-carbonitrilo (18,9 mg, APOLLO) en lugar de 3-bromo-5-metiltiofeno para obtener el compuesto del título (5,5 mg).
(LCMS m/z 552,2 (MH+), tiempo de retención 1,56 minutos, condiciones de LC LC-1)
Ejemplo 9: Ácido 5-(2-(4-(3-hidroxi-4-(3-(tiazol-4-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 123]
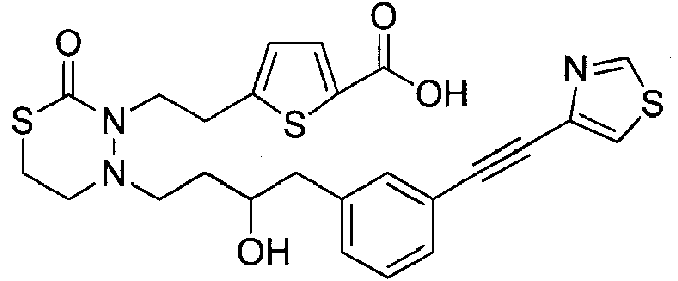
La síntesis se realizó de acuerdo con el método descrito en el ejemplo 6 usando 4-bromotiazol (17,2 mg, ALDRICH) en lugar de 3-bromo-5-metiltiofeno para obtener el compuesto del título (14,3 mg).
(LCMS m/z 528,2 (MH+), tiempo de retención 1,38 minutos, condiciones de LC LC-1)
Ejemplo 10: Ácido 5-(2-(4-(4-(3-(furan-3-iletinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 124]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 6 usando 3-bromofurano (15,4 mg, TCI) en lugar de 3-bromo-5-metiltiofeno para obtener el compuesto del título (13,2 mg).
(LCMS m/z 511,2 (MH+), tiempo de retención 1,57 minutos, condiciones de LC LC-1)
Ejemplo 11: Ácido 5-(2-(4-(4-(3-(furan-2-iletinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 125]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 6 usando 2-bromofurano (14,8 mg, ALDRICH) en lugar de 3-bromo-5-metiltiofeno para obtener el compuesto del título (4,5 mg).
(LCMS m/z 511,2 (MH+), tiempo de retención 1,58 minutos, condiciones de LC LC-1)
Ejemplo 12: Ácido 5-(2-(4-(4-(3-((5-cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-
il)etil)tiofeno-2-carboxílico
[Fórmula 126]

5-(2-(4-(3-((terc-Butildimetilsilil)oxi)-4-(3-((5-cianotiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-12)
[Fórmula 127]

A una solución del intermedio Z-22 (14 mg) en acetonitrilo (400 gl), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (0,7 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (3,6 mg), carbonato de cesio (12,3 mg) y 4-bromotiofeno-2-carbonitrilo (18,9 mg, COMBI-BLOCKS), y la mezcla resultante se agitó a 60 °C durante 6 horas en una atmósfera de gas nitrógeno. El disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (6,4 mg).
(Intermedio Z-7-12: LCMS m/z 680,4 (MH+), tiempo de retención 1,71 minutos, condiciones de LC LC-6)
[Etapa b]
Ácido 5-(2-(4-(4-(3-((5-cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico Una solución del intermedio Z-7-12 (6,4 mg) en tetrahidrofurano (330 gl) se enfrió hasta 0 °C, se añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 28 gl) a la solución, y la mezcla resultante se agitó a temperatura ambiente durante 4 horas. A la mezcla de reacción, se le añadió 1 mol/l de hidróxido de sodio acuoso (30 gl), y la mezcla se agitó a temperatura ambiente durante 2 horas. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico, la mezcla se extrajo con acetato de etilo, y después la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (0,7 mg).
(LCMS m/z 552,2 (MH+), tiempo de retención 1,60 minutos, condiciones de LC LC-1)
Ejemplo 13: Ácido 5-(2-(4-(3-hidroxi-4-(3-(tiazol-2-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 128]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 6 usando 2-bromotiazol (16,5 mg, TCI) en lugar de 4-bromotiofeno-2-carbonitrilo para obtener el compuesto del título (0,4 mg).
(LCMS m/z 528,2 (MH+), tiempo de retención 1,43 minutos, condiciones de LC LC-1)
Ejemplo 14: Ácido 5-(2-(4-(4-(3-((3-cianotiofen-2-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 129]

5-(2-(4-(3-((íerc-Butildimetilsilil)oxi)-4-(3-((3-cianotiofen-2-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-14)

A una solución del intermedio Z-22 (16 mg) en acetonitrilo (1 ml), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (0,7 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (4,0 mg), carbonato de cesio (10,9 mg) y 2-bromotiofeno-3-carbonitrilo (15,7 mg, MAYBRIDGE), y la mezcla resultante se agitó a 60 °C durante 18 horas en una atmósfera de gas nitrógeno. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, el residuo que permaneció sobre el Celite se lavó con un disolvente mixto de cloroformo y metanol (9:1). El filtrado y el líquido de lavado se mezclaron, el disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (7,9 mg).
(Intermedio Z-7-14: LCMS m/z 680,5 (MH+), tiempo de retención 2,52 minutos, condiciones de LC LC-1)
[Etapa b]
Ácido 5-(2-(4-(4-(3-((3-cianotiofen-2-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico Una solución del intermedio Z-7-14 (7,9 mg) en tetrahidrofurano (1 ml) se enfrió hasta 0 °C, se añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 0,5 ml) a la solución, y la mezcla resultante se agitó a temperatura ambiente durante 18 horas. A la mezcla de reacción, se le añadió metanol (0,5 ml) y 1 mol/l de hidróxido de sodio acuoso (0,5 ml), y la mezcla resultante se agitó a temperatura ambiente durante 2,5 horas. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico, la mezcla se extrajo con acetato de etilo, y la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (3,0 mg).
(LCMS m/z 552,0 (MH+), tiempo de retención 1,57 minutos, condiciones de LC LC-1)
Ejemplo 15: Ácido 5-(2-(4-(3-hidroxi-4-(3-(feniletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 131]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 14 usando bromobenceno (12,3 mg, TCI) en lugar de 2-bromotiofeno-2-carbonitrilo para obtener el compuesto del título (2,4 mg).
(LCMS m/z 521,0 (MH+), tiempo de retención 1,71 minutos, condiciones de LC LC-1)
Ejemplo 16: Ácido 5-(2-(4-(3-hidroxi-4-(3-((2-metoxifenil)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 132]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 14 usando 1-bromo-2-metoxibenceno (14,7 mg, WAKO) en lugar de 2-bromotiofeno-2-carbonitrilo para obtener el compuesto del título (1,6 mg).
(LCMS m/z 551,3 (MH+), tiempo de retención 1,64 minutos, condiciones de LC LC-1)
Ejemplo de referencia A-10-2: (3-Clorotiofen-2-il)metanol (intermedio A-10-2)
[Fórmula 133]

Una solución de ácido 3-clorotiofeno-2-carboxílico (4,47 g, ALDRICH) en tetrahidrofurano (88,1 ml) se enfrió hasta 0 °C en una atmósfera de gas nitrógeno, se añadió gota a gota una solución a 1 mol/l de complejo de boranotetrahidrofurano en tetrahidrofurano (49,7 ml) a la solución, y la mezcla resultante se agitó a temperatura ambiente durante 22 horas. La mezcla de reacción se enfrió hasta 0 °C, se añadió metanol, agua y acetato de etilo a la mezcla, y la mezcla resultante se agitó. El disolvente orgánico se evaporó a presión reducida, después se añadió acetato de etilo al residuo, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (4,62 g).
(Intermedio A-10-2: Rf (TLC) = 0,40 (hexano:acetato de etilo = 2:1))
Ejemplo de referencia A-11-2: 3-Cloro-2-(bromometil)tiofeno (intermedio A-11-2)
[Fórmula 134]

Una solución del intermedio A-10-2 (4,62 g) en diclorometano (110 ml) se enfrió hasta 0 °C, se añadió trifenilfosfina (10,8 g) y tetrabromuro de carbono (10,9 g) a la solución, y la mezcla resultante se agitó a temperatura ambiente durante 1 hora. A la mezcla de reacción, se le añadió agua, salmuera saturada y acetato de etilo, la mezcla se agitó, y después el disolvente orgánico se evaporó a presión reducida. Se añadió acetato de etilo al residuo, y la capa orgánica se lavó sucesivamente con salmuera saturada, y se secó. El disolvente orgánico se evaporó a presión reducida, y después se añadió un disolvente mixto de hexano y acetato de etilo (9:1) al residuo resultante para preparar una suspensión, y la suspensión se filtró a través de papel de filtro recubierto con gel de sílice. El disolvente del filtrado se evaporó a presión reducida para obtener el compuesto del título (9,09 g).
(Intermedio A-11-2: Rf (TLC) = 0,56 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-12-2: 2-(3-Clorotiofen-2-il)acetonitrilo (intermedio A-12-2)
[Fórmula 135]

Al intermedio A-11-2 (9,09 g), se le añadió dimetilsulfóxido (42 ml) y acetonitrilo (126 ml), la mezcla se enfrió hasta 0 °C, después se añadió cianuro de sodio (2,46 g) a la mezcla, y la mezcla resultante se agitó a temperatura ambiente
durante 2 horas. A la mezcla de reacción, se le añadió agua, salmuera saturada y acetato de etilo, la mezcla resultante se agitó, y después la capa orgánica se lavó con salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (3,41 g).
(Intermedio A-12-2: Rf (TLC) = 0,20 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-13-2: 2-(3-Clorotiofen-2-il)acetato de etilo (intermedio A-13-2)
[Fórmula 136]

A una solución del intermedio A-12-2 (3,41 g) en etanol (36 ml), se le añadió agua (0,46 ml), la mezcla se enfrió hasta 0 °C, y después se añadió ácido sulfúrico concentrado (6,3 ml) en porciones a la mezcla. La mezcla de reacción se agitó a 85 °C durante 88 horas, y después se enfrió hasta 0 °C, y se añadió hidrogenocarbonato de sodio acuoso saturado a la mezcla hasta que la mezcla se volvió neutra. Se añadió acetato de etilo a la mezcla, y la mezcla resultante se agitó, y después se concentró a presión reducida. Se añadió acetato de etilo a la mezcla, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (4,56 g).
(Intermedio A-13-2: Rf (TLC) = 0,31 (hexano:acetato de etilo = 8:1))
Ejemplo de referencia A-14-2: 2-(3-Clorotiofen-2-il)etanol (intermedio A-14-2)
[Fórmula 137]
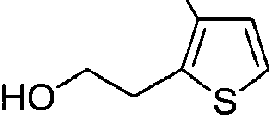
Una solución del intermedio A-13-2 (4,56 g) en tetrahidrofurano (108 ml) se enfrió hasta 0 °C en una atmósfera de gas nitrógeno, se añadió hidruro de litio y aluminio (1,48 g) a la solución, y la mezcla se agitó durante 0,7 horas. A la mezcla de reacción, se le añadió agua, éter dietílico y 1 mol/l de ácido clorhídrico, la mezcla resultante se agitó, y después la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico, hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (3,67 g).
(Intermedio A-14-2: Rf (TLC) = 0,13 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia A-2-3: (2-(3-Clorotiofen-2-il)etoxi)(terc-butil)dimetilsilano (intermedio A-2-3) [Fórmula 138]

El intermedio A-2-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-2 usando el intermedio A-14-2 (3,67 g) en lugar de 2-(tiofen-2-il)etanol y, por tanto, se obtuvo el compuesto del título (4,29 g).
(Intermedio A-2-3: Rf (TLC) = 0,61 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia A-3-3: Ácido 4-cloro-5-(2-((ferc-butildimetilsilil)oxi)etil)tiofeno-2-carboxílico (intermedio A-3-3)

A-2-3 (3,03 g) en lugar del intermedio A-2 y, por tanto, se obtuvo el compuesto del título (3,41 g).
(Intermedio A-3-3: Rf (TLC) = 0,11 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia A-4-3: 4-Cloro-5-(2-hidroxietil)tiofeno-2-carboxilato de metilo (intermedio A-4-3) [Fórmula 140]

El intermedio A-4-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-4 usando el intermedio A-3-3 (4,35 g) en lugar del intermedio A-3 y, por tanto, se obtuvo el compuesto del título (2,23 g).
(Intermedio A-4-3: Rf (TLC) = 0,38 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia A-5-3: 4-Cloro-5-(2-bromoetil)tiofeno-2-carboxilato de metilo (intermedio A-5-3) [Fórmula 141]

El intermedio A-5-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-5 usando el intermedio A-4-3 (2,23 g) en lugar del intermedio A-4 y, por tanto, se obtuvo el compuesto del título (3,18 g).
(Intermedio A-5-3: Rf (TLC) = 0,52 (hexano:acetato de etilo = 2:1))
Ejemplo de referencia A-6-3: 2-(2-(3-Cloro-5-(metoxicarbonil)tiofen-2-il)etil)hidrazinacarboxilato de ferc-butilo (intermedio A-6-3)

El intermedio A-6-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia A-6 usando el intermedio A-5-3 (3,18 g) en lugar del intermedio A-5 y, por tanto, se obtuvo el compuesto del título (3,29 g).
(Intermedio A-5-3: Rf (TLC) = 0,24 (hexano:acetato de etilo = 2:1))
Ejemplo de referencia Z-1-3: 2-(2-(3-Cloro-5-(metoxicarbonil)tiofen-2-il)etil)-2-(((2-cloroetil)tio)carbonil)hidrazinacarboxilato de ferc-butilo (intermedio Z-1-3)
[Fórmula 143]
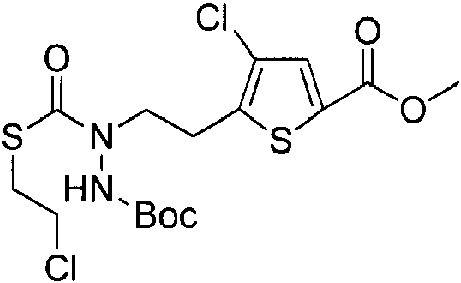
El intermedio Z-1-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-1-2 usando el intermedio A-6-3 (1,79 g) en lugar del intermedio A-6-2 y, por tanto, se obtuvo el compuesto del título (2,36 g).
(Intermedio Z-1-3: Rf (TLC) = 0,24 (hexano:acetato de etilo = 4:1))
Ejemplo de referencia Z-2-3: 4-Cloro-5-(2-(1-(((2-cloroetil)tio)carbonil)hydrazinil)etil)tiofeno-2-carboxilato de metilo (intermedio Z-2-3)
[Fórmula 144]

El intermedio Z-2-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-2-2 usando el intermedio Z-1 -3 (2,36 g) en lugar del intermedio Z-1 -2 y, por tanto, se obtuvo el compuesto del título (1,73 g).
(Intermedio Z-2-3: Rf (TLC) = 0,69 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia Z-3-3: 4-Cloro-5-(2-(2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-3-3)
[Fórmula 145]
k / N H
El intermedio Z-3-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-3-2 usando el intermedio Z-2-3 (1,73 g) en lugar del intermedio Z-2-2 y, por tanto, el compuesto del título (1,04 g).
(Intermedio Z-3-3: Rf (TLC) = 0,23 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia Z-4-3: 4-Cloro-5-(2-(4-(4-(3-yodofenil)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-4-3)
[Fórmula 146]

El intermedio Z-4-3 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-4 usando el intermedio Z-3-3 (0,30 g) en lugar del intermedio Z-3, y el intermedio C-3-2 (la cantidad completa del intermedio C-3-2 producido y obtenido de acuerdo con el método descrito en el ejemplo de referencia C-3-2 usando 2,56 g del material de partida, intermedio C-2-2) en lugar del intermedio C-3 y, por tanto, se obtuvo el compuesto del título (0,64 g).
(Intermedio Z-4-3: Rf (TLC) = 0,31 (hexano:acetato de etilo = 1:1))
Ejemplo de referencia Z-14-4: 4-Cloro-5-(2-(2-oxo-4-(3-oxo-4-(3-(tiofen-3-iletinil)fenil)butil)-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-14-4)
[Fórmula 147]

Al intermedio Z-4-3 (429 mg), se le añadió sucesivamente dietilamina (3,62 ml), 3-etiniltiofeno (93 pl), yoduro de cobre (I) (13,8 mg), y tetraquis(trifenilfosfina)paladio (41,8 mg), y la mezcla se agitó a temperatura ambiente durante 3,5 horas en una atmósfera de gas nitrógeno. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico, y la mezcla se extrajo dos veces con acetato de etilo. La capa orgánica se lavó sucesivamente con salmuera saturada,
hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (290,4 mg).
(Intermedio Z-14-4: LCMS m/z 573,2 (MH+), tiempo de retención 2,03 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-17-17: 4-Cloro-5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-17-17)
[Fórmula 148]

A una solución del intermedio Z-14-4 (290 mg) en metanol (5 ml), se le añadió tetrahidrofurano (1 ml), la mezcla se enfrió hasta 0 °C, y se añadió borohidruro de sodio (28,8 mg) en porciones a la mezcla. La mezcla se agitó a temperatura ambiente durante 1,6 horas, después se añadió agua a la mezcla, y se añadió además ácido clorhídrico 1 N en porciones a la mezcla de reacción hasta que la mezcla se volvió débilmente ácida. La mezcla se extrajo dos veces con acetato de etilo, y después la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (183 mg).
(Intermedio Z-17-17: LCMS m/z 575,2 (MH+), tiempo de retención 1,98 minutos, condiciones de LC LC-1) Ejemplo 17: Ácido 4-cloro-5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 149]

A una solución del intermedio Z-17-17 (183 mg) en tetrahidrofurano (2 ml), se le añadió metanol (2 ml) a la solución, la mezcla se enfrió hasta 0 °C, y se añadió agua (2,38 ml) y 4 mol/l de hidróxido de litio acuoso (2,38 ml) a la mezcla. La mezcla resultante se agitó a temperatura ambiente durante 1 hora, después se añadió agua a la mezcla de reacción, y se añadió además ácido clorhídrico 2 N en porciones a la mezcla de reacción hasta que la mezcla se volvió débilmente ácida. La mezcla de reacción se extrajo dos veces con acetato de etilo, y después la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (129 mg).
(LCMS m/z 561,25 (MH+), tiempo de retención 1,72 minutos, condiciones de LC LC-1)
Ejemplo de referencia C-1: 2-(3-Bromo-4-metilfenil)acetonitrilo (intermedio C-1)
[Fórmula 150]

A una solución de 2-bromo-1,4-dimetilbenceno (2 g, TCI) en tetracloruro de carbono (21,6 ml), se le añadió N-bromosuccinimida (1,06 g) y peróxido de benzoilo (56,7 mg), y la mezcla se agitó a 85 °C durante 1,5 horas. A la mezcla de reacción, se le añadió N-bromosuccinimida (1,06 g) y peróxido de benzoilo (56,7 mg), y la mezcla resultante se agitó más a 85 °C durante 4,5 horas. La mezcla de reacción se enfrió hasta temperatura ambiente, y después se filtró a través de papel de filtro, y el residuo que permaneció sobre el papel de filtro se lavó con diclorometano. El filtrado y el líquido de lavado se mezclaron, y el disolvente se evaporó a presión reducida. Al residuo resultante, se le
añadió etanol (10,8 ml), agua (5,4 ml) y cianuro de potasio (2,1 g), y la mezcla se agitó a 100 °C durante 5 horas. La mezcla de reacción se enfrió hasta temperatura ambiente, y se extrajo con acetato de etilo, y después la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (576 mg).
(Intermedio C-1: Rf (TLC) = 0,58 (hexano:acetato de etilo = 2:1))
1H-RMN (CDCl3): ó (ppm) 7,51 (1H, s), 7,24 (1H, d, J = 7,5 Hz), 7,18 (1 H, d, J = 7,5 Hz), 3,70 (2H, s), 2,40 (3H, s)
Ejemplo de referencia C-2-4: 2-(3-Bromo-4-metilfenil)-N-metoxi-N-metilacetamida (intermedio C-2-4)
[Fórmula 151]

Al intermedio C-1 (300 mg), se le añadió agua (7,1 ml), la mezcla se enfrió hasta 0 °C, se añadió ácido sulfúrico concentrado (5,7 ml) en porciones a la mezcla, y después la mezcla resultante se agitó a 105 °C durante 15 horas. La mezcla de reacción se enfrió hasta temperatura ambiente, y después se añadió acetato de etilo para extracción. Se añadió hexano a la capa acuosa para extracción, y después la capa acuosa se extrajo más con éter dietílico. Las capas orgánicas resultantes se mezclaron, y se lavaron con hidrogenocarbonato de sodio acuoso saturado, y se secaron. El disolvente se evaporó a presión reducida, y hasta el residuo resultante. Se añadió sucesivamente N,N-dimetilformamida (14,3 ml), clorhidrato de N,O-dimetilhidroxilamina (557 mg), clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida (821 mg), N,N-dimetil-4-aminopiridina (17 mg) y diisopropiletilamina (1,2 ml), y la mezcla resultante se agitó a temperatura ambiente durante 17 horas. A la mezcla de reacción, se añadió éter dietílico, y después la capa orgánica se lavó 3 veces con 1 mol/l de ácido clorhídrico, y una vez con salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (221 mg).
(Intermedio C-2-4: LCMS m/z 272,3 (MH+), tiempo de retención 1,57 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-4-4: 5-(2-(4-(4-(3-Bromo-4-metilfenil)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-4-4)
[Fórmula 152]

Una solución del intermedio C-2-4 (142,6 mg) en dimetoxietano (2,85 ml) se enfrió hasta 0 °C en una atmósfera de nitrógeno. A la mezcla de reacción, se le añadió bromuro de vinilmagnesio (solución de 1 mol/l en tetrahidrofurano, 790 pl, ALDRICH), y la mezcla se agitó durante 4 horas. A la mezcla de reacción, se le añadió 2 mol/l de ácido clorhídrico, y la mezcla se agitó durante 1 minuto. Se añadió acetato de etilo a la mezcla para extracción, y la capa orgánica se secó. El disolvente se evaporó a presión reducida, se añadió etanol (3 ml), agua (3 ml) y el intermedio Z-3 (100 mg) al residuo resultante, y la mezcla se agitó durante una noche a 110 °C. A la mezcla de reacción, se le añadió salmuera saturada, y la mezcla se extrajo con cloroformo. La capa orgánica se secó, y el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo para obtener el compuesto del título (151,9 mg).
(Intermedio Z-4-4: LCMS m/z 525,1 (MH+), tiempo de retención 1,87 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-6-4: 5-(2-(4-(4-(3-Bromo-4-metilfenil)-3-((ferc-butildimetilsilil)oxi)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-6-4)
[Fórmula 153]

A una solución del intermedio Z-4-4 (152 mg) en metanol (2,9 ml), se le añadió tetrahidrofurano (5 ml), la mezcla se enfrió hasta 0 °C, y se añadió borohidruro de sodio (16,4 mg) a la mezcla. La mezcla se agitó a 0 °C durante 1 hora, y después se añadió ácido clorhídrico diluido en porciones a la mezcla de reacción hasta que la mezcla se volvió débilmente ácida. El disolvente orgánico se evaporó a presión reducida, después se añadió acetato de etilo al residuo para extracción, la capa orgánica se secó, y después el disolvente se evaporó a presión reducida. Al residuo resultante, se le añadió sucesivamente N,N-dimetilformamida (1,4 ml), imidazol (98 mg) y terc-butildimetilclorosilano (131 mg), y la mezcla resultante se agitó durante una noche a temperatura ambiente. A la mezcla de reacción, se le añadió 2 mol/l de ácido clorhídrico, y la mezcla se extrajo con acetato de etilo. La capa orgánica se lavó sucesivamente con agua y salmuera saturada, y después se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (165,7 mg).
(Intermedio Z-6-4: LCMS m/z 641,2 (MH+), tiempo de retención 2,02 minutos, condiciones de LC LC-6)
Ejemplo de referencia Z-7-18: 5-(2-(4-(3-((ferc-Butildimetilsilil)oxi)-4-(4-metil-3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-18)
[Fórmula 154]

El intermedio Z-7-18 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia C-4 usando el intermedio Z-6-4 (20,0 mg) en lugar del intermedio C-2-2 y, por tanto, se obtuvo el compuesto del título (23,4 mg).
(Intermedio Z-7-18: LCMS m/z 669,3 (MH+), tiempo de retención 2,25 minutos, condiciones de LC LC-6)
Ejemplo 18: Ácido 5-(2-(4-(3-hidroxi-4-(4-metil-3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 155]

Una solución del intermedio Z-7-18 (23,4 mg) en tetrahidrofurano (0,93 ml) se enfrió hasta 0 °C, se añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 93 pl) a la solución, y la mezcla se agitó a temperatura ambiente durante 1,5 horas. A la mezcla de reacción, se le añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 93 pl), y la mezcla se agitó a temperatura ambiente durante 1,5 horas más. A la mezcla de reacción, se le añadió metanol (0,93 ml) y 1 mol/l de hidróxido de sodio acuoso (0,93 ml), y la mezcla se agitó durante una noche a temperatura ambiente. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico, la mezcla se extrajo con acetato de etilo, y la capa orgánica se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (17,3 mg).
(LCMS m/z 541,2 (MH+), tiempo de retención 1,74 minutos, condiciones de LC LC-1)
Ejemplo de referencia C-1-2: 2-(3-Bromo-5-metilfenil)acetonitrilo (intermedio C-1-2)
[Fórmula 156]

El intermedio C-1-2 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia C-1 usando 1-bromo-3,5-dimetilbenceno (4,00 g, TCI) en lugar de 2-bromo-1,4-dimetilbenceno y, por tanto, se obtuvo el compuesto del título (2,34 g).
(Intermedio C-1-2: Rf (TLC) = 0,64 (hexano:acetato de etilo = 2:1))
1H-RMN (CDCta): ó (ppm) 7,31 (1H, m), 7,28 (1 H, m), 7,09 (1H, m), 3,69 (2H, s), 2,35 (3H, s)
Ejemplo de referencia C-2-5: 2-(3-Bromo-5-metilfenil)-N-metoxi-N-metilacetamida (intermedio C-2-5) [Fórmula 157]

El intermedio C-2-5 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia C-2-4 usando el intermedio C-1-2 (500 mg) en lugar del intermedio C-1 y, por tanto, se obtuvo el compuesto del título (553 mg). (Intermedio C-2-5: LCMS m/z 272,3 (MH+), tiempo de retención 1,57 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-4-5: 5-(2-(4-(4-(3-Bromo-5-metilfenil)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-4-5)
[Fórmula 158]

El intermedio Z-4-5 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-4-4 usando el intermedio C-2-5 (142,6 mg) en lugar del intermedio C-2-4 y, por tanto, se obtuvo el compuesto del título (149,9 mg). (Intermedio Z-4-5: LCMS m/z 525,1 (MH+), tiempo de retención 1,88 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-6-5: 5-(2-(4-(4-(3-Bromo-5-metilfenil)-3-((ferc-butildimetilsilil)oxi)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-6-5)
[Fórmula 159]
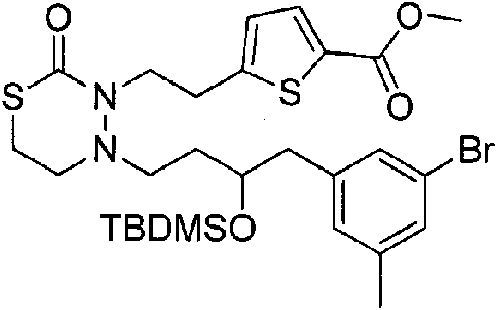
El intermedio Z-6-5 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-6-4 usando el intermedio Z-1-5 (149,9 mg) en lugar del intermedio Z-4-4 y, por tanto, se obtuvo el compuesto del título (163,0 mg). (Intermedio Z-6-5: LCMS m/z 641,3 (MH+), tiempo de retención 2,00 minutos, condiciones de LC LC-6) Ejemplo de referencia Z-7-19: 5-(2-(4-(3-((íerc-Butildimetilsilil)oxi)-4-(3-metil-5-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-19)
[Fórmula 160]

El intermedio Z-7-19 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia C-4 usando el intermedio Z-6-5 (20 mg) en lugar del intermedio C-2-2 y, por tanto, se obtuvo el compuesto del título (19,2 mg). (Intermedio Z-7-19: LCMS m/z 669,3 (MH+), tiempo de retención 2,25 minutos, condiciones de LC LC-6) Ejemplo 19: Ácido 5-(2-(4-(3-hidroxi-4-(3-metil-5-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 161]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 18 usando el intermedio Z-7-19 (19,2 mg) en lugar del intermedio Z-7-18 para obtener el compuesto del título (13,5 mg).
(LCMS m/z 541,2 (MH+), tiempo de retención 1,74 minutos, condiciones de LC LC-1)
Ejemplo de referencia C-2-6: 2-(3-Bromo-4-fluorofenil)-N-metoxi-N-metilacetamida (intermedio C-2-6) [Fórmula 162]

A una solución de ácido 2-(3-bromo-4-fluorofenil)acético (500 mg) en diclorometano (43 ml), se le añadió sucesivamente clorhidrato de N,O-dimetilhidroxilamina (419 mg), clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida (494 mg), N,N-dimetil-4-aminopiridina (26 mg) y diisopropiletilamina (1,2 ml), y la mezcla resultante se agitó durante una noche a temperatura ambiente. El disolvente de la mezcla de reacción se evaporó a presión reducida, se añadió acetato de etilo al residuo, y después la capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (449 mg).
(Intermedio C-2-6: LCMS m/z 276,2 (MH+), tiempo de retención 1,37 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-4-6: 5-(2-(4-(4-(3-Bromo-4-fluorofenil)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-4-6)
[Fórmula 163]

El intermedio Z-4-6 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-4-4 usando el intermedio C-2-6 (450,5 mg) en lugar del intermedio C-2-4 y, por tanto, se obtuvo el compuesto del título (562,8 mg).
(Intermedio Z-4-6: LCMS m/z 529,1 (MH+), tiempo de retención 1,78 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-6-6: 5-(2-(4-(4-(3-Bromo-4-fluorofenil)-3-((ferc-butildimetilsilil)oxi)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-6-6)
[Fórmula 164]

El intermedio Z-6-6 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia Z-6-4 usando el intermedio Z-4-6 (562,8 mg) en lugar del intermedio Z-4-4 y, por tanto, se obtuvo el compuesto del título (719,7 mg). (Intermedio Z-6-6: LCMS m/z 645,3 (MH+), tiempo de retención 1,64 minutos, condiciones de LC LC-6) Ejemplo de referencia Z-7-20: 5-(2-(4-(3-((terc-Butildimetilsilil)oxi)-4-(4-fluoro-3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-20)
[Fórmula 165]
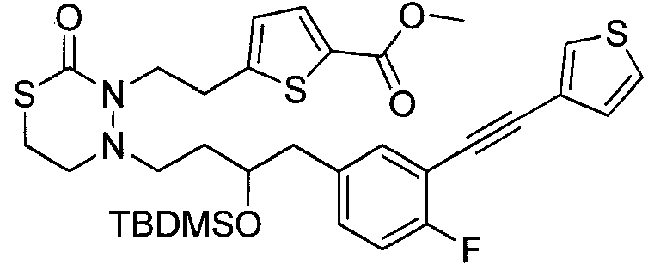
El intermedio Z-7-20 se sintetizó de acuerdo con el método descrito en el ejemplo de referencia C-4 usando el intermedio Z-6-6 (15,0 mg) en lugar del intermedio C-2-2 y, por tanto, se obtuvo el compuesto del título (15,3 mg). (Intermedio Z-7-20: LCMS m/z 673,4 (MH+), tiempo de retención 1,87 minutos, condiciones de LC LC-6) Ejemplo 20: Ácido 5-(2-(4-(4-(4-fluoro-3-(tiofen-3-iletinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 166]

Una solución del intermedio Z-7-20 (15,3 mg) en tetrahidrofurano (345 pl) se enfrió hasta 0 °C, se añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 69 pl) a la solución, y la mezcla se agitó a temperatura ambiente durante 4 horas. A la mezcla de reacción, se le añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 70 pl) y tetrahidrofurano (350 pl), y la mezcla se agitó a temperatura ambiente durante 2,5 horas más. A la mezcla de reacción, se le añadió metanol (345 pl) y 1 mol/l de hidróxido de sodio acuoso (345 pl), y la mezcla se agitó durante una noche a temperatura ambiente. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico y acetato de etilo para extracción, y después la capa orgánica se lavó con 1 mol/l de ácido clorhídrico, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó con una resina de intercambio aniónico para obtener el compuesto del título (15,3 mg).
(LCMS m/z 545,2 (MH+), tiempo de retención 1,67 minutos, condiciones de LC LC-1)
Ejemplo de referencia X-1: 4-Feniltiofeno-3-carboaldehído (intermedio X-1)
[Fórmula 167]

A una solución de ácido (4-formiltiofen-3-il)borónico (0,5 g, COMBI-BLOCKS) en n-butanol (32 ml), se le añadió sucesivamente bromotiofeno (1,0 ml, TCI), agua (6,4 ml), acetato de paladio (36 mg), 2-diciclohexilfosfino-2',6'-dimetoxibifenilo (132 mg) y fosfato de potasio (1,36 g), y la mezcla resultante se agitó durante una noche a 95 °C en una atmósfera de gas nitrógeno. A la mezcla de reacción, se le añadió éter dietílico, y después la capa orgánica se lavó con agua, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (445 mg) que se obtuvo. (Intermedio X-1: LCMS m/z 189,0 (MH+), tiempo de retención 1,54 minutos, condiciones de LC LC-1)
Ejemplo de referencia X-2: 3-Etinil-4-feniltiofeno (intermedio X-2)
[Fórmula 168]
A una solución de (1-diazo-2-oxopropil)fosfonato de dimetilo (727 mg, TCI) en metanol (14,9 ml), se le añadió el intermedio X-1 (445 mg), y la mezcla se enfrió hasta 0 °C. A la mezcla de reacción, se le añadió carbonato de potasio (686 mg) en porciones, y la mezcla se agitó durante una noche a temperatura ambiente. A la mezcla de reacción, se le añadió cloruro de amonio acuoso saturado, y la mezcla se extrajo con éter dietílico. La capa orgánica se secó, después el disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (384 mg).
(Intermedio X-2: LCMS m/z 185,1 (MH+), tiempo de retención 1,81 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-7-21: 5-(2-(4-(3-((terc-Butildimetilsilil)oxi)-4-(3-((4-feniltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-7-21)
[Fórmula 169]

El intermedio Z-7-21 se sintetizó de acuerdo con el método descrito en ejemplo de referencia C-4 usando el intermedio Z-6 (15,0 mg) en lugar del intermedio C-2-2, y el intermedio X-2 (9,4 mg) en lugar de 3-etiniltiofeno y, por tanto, se obtuvo el compuesto del título (15,2 mg).
(Intermedio Z-7-21: LCMS m/z 731,21 (MH+), tiempo de retención 2,41 minutos, condiciones de LC LC-6) Ejemplo 21: Ácido 5-(2-(4-(3-hidroxi-4-(3-((4-feniltiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 170]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 18 usando el intermedio Z-7-21 (15,2 mg) en
lugar del intermedio Z-7-18 para obtener el compuesto del título (5,7 mg).
(LCMS m/z 603,0 (MH+), tiempo de retención 1,87 minutos, condiciones de LC LC-1)
Ejemplo de referencia T-2: 2-(4-Bromotiofen-2-il)-N-metoxi-N-metilacetamida (intermedio T-2)
[Fórmula 171]

Una solución de ácido 2-(4-bromotiofen-2-il)acético (1,0 g) en diclorometano (9 ml) se enfrió hasta 0 °C, se añadió clorhidrato de N,O-dimetilhidroxilamina (882 mg), clorhidrato de 1-etil-3-(3-dimetilaminopropil)carbodiimida (1,04 g), N,N-dimetil-4-aminopiridina (55 mg) y diisopropiletilamina (3,38 ml) a la solución, después se añadió más diisopropiletilamina (0,35 ml), y la mezcla se agitó a temperatura ambiente durante 41 horas. La mezcla de reacción se concentró, y después se añadió acetato de etilo y agua, se añadió 1 mol/l de ácido clorhídrico para el reparto, y se realizó además extracción dos veces con acetato de etilo. La capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico, agua, hidrogenocarbonato de sodio acuoso saturado, agua y salmuera saturada, se secó sobre sulfato de magnesio, y se concentró a presión reducida para obtener el compuesto del título (891 mg).
(Intermedio T-2: LCMS m/z 264,2, 266 (MH+), tiempo de retención 1,36 minutos, condiciones de LC LC-1) Ejemplo de referencia T-3: 1-(4-Bromotiofen-2-il)-4-(metoxi(metil)amino)butan-2-ona (intermedio T-3) [Fórmula 172]
Una solución del intermedio T-2 (200 mg) en 1,2-dimetoxietano (7 ml) se enfrió hasta 0 °C en una atmósfera de nitrógeno. A la mezcla de reacción, se le añadió bromuro de vinilmagnesio (solución de 1 mol/l en tetrahidrofurano, 1,1 ml, ALDRICH), y la mezcla se agitó a la misma temperatura durante 2 horas y 50 minutos. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico para hacer la mezcla ácida amortiguada a 0 °C, y después la mezcla se extrajo 3 veces con acetato de etilo. La capa orgánica se lavó con agua y salmuera saturada, se secó sobre sulfato de magnesio, y después se concentró a presión reducida para obtener el compuesto del título (172,8 mg). (Intermedio T-3: LCMS m/z 292,1,294 (MH+), tiempo de retención 1,55 minutos, condiciones de LC LC-1)
Ejemplo de referencia T-4: 5-(2-(4-(4-(4-Bromotiofen-2-il)-3-oxobutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio T-4)
[Fórmula 173]

El intermedio T-3 (172,8 mg) y el intermedio Z-3 (181 mg) se disolvieron en etanol (5 ml), se añadió agua (5 ml) a la solución, y la mezcla se agitó a 105 °C durante 16,5 horas. La mezcla de reacción se vertió en salmuera saturada diluida con agua, y la mezcla se extrajo 3 veces con cloroformo. La capa orgánica se lavó con salmuera saturada, y se secó sobre sulfato de magnesio, y después el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (n-hexano/acetato de etilo) para obtener el compuesto del título (112,0 mg). (Intermedio T-4: LCMS m/z 517,0, 519,1 (MH+), tiempo de retención 1,76 minutos, condiciones de LC LC-1) Ejemplo de referencia T-5: 5-(2-(4-(4-(4-Bromotiofen-2-il)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio T-5)
[Fórmula 174]

Una solución del intermedio T-4 (112 mg) en metanol (2 ml) se enfrió hasta 0 °C, se añadió borohidruro de sodio (12,3 mg) en porciones a la solución. La mezcla de reacción se agitó a temperatura ambiente durante 3 horas, y después se vertió en agua, y la mezcla se extrajo 3 veces con acetato de etilo. La capa orgánica se lavó con agua y después con salmuera saturada, y se secó sobre sulfato de magnesio, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (99,6 mg).
(Intermedio T-5: LCMS m/z 519,08, 521,08 (MH+), tiempo de retención 1,70 minutos, condiciones de LC LC-1) Ejemplo de referencia T-6: 5-(2-(4-(3-Acetoxi-4-(4-bromotiofen-2-il)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio T-6)
[Fórmula 175]
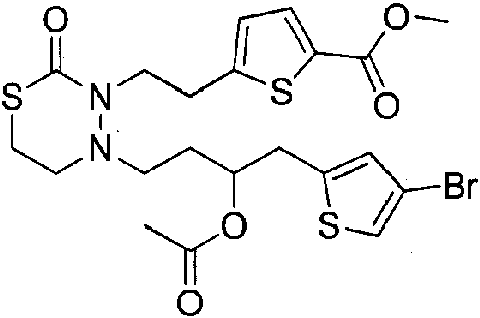
Una solución del intermedio T-5 (95,7 mg) en diclorometano (1,8 ml) se enfrió hasta 0 °C, se añadió anhídrido acético (348 gl) y piridina (741 gL) a la solución, la mezcla se agitó a temperatura ambiente durante 17 horas, después se añadió anhídrido acético (348 gl) a la mezcla, y la mezcla resultante se agitó a temperatura ambiente durante 4 horas más. Se añadió agua a la mezcla de reacción, y después la mezcla se extrajo 3 veces con cloroformo. La capa orgánica se lavó con hidrogenocarbonato de sodio acuoso saturado y después con salmuera saturada, y se secó sobre sulfato de magnesio, y después el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (n-hexano/acetato de etilo) para obtener el compuesto del título.
(Intermedio T-6: LCMS m/z 561,1,563,1 (MH+), tiempo de retención 1,89 minutos, condiciones de LC LC-1) Ejemplo 22: Ácido 5-(2-(4-(3-hidroxi-4-(4-(tiofen-3-iletinil)tiofen-2-il)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 176]

[Etapa a]
5-(2-(4-(3-Acetoxi-4-(4-(tiofen-3-iletinil)tiofen-2-il)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio T-7)
[Fórmula 177]

A una solución del intermedio T-6 (17,5 mg) en acetonitrilo (1 ml), se le añadió sucesivamente cloruro de
bis(acetonitrilo)paladio (1,2 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (6,7 mg), carbonato de cesio (13,2 mg) y 3-etiniltiofeno (5,6 pl), y la mezcla resultante se agitó a 60 °C durante 17 horas en una atmósfera de gas argón. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con acetato de etilo. El filtrado y el líquido de lavado se mezclaron, el disolvente se evaporó a presión reducida, y después el residuo resultante se purificó por cromatografía en columna (n-hexano/acetato de etilo) para obtener una mezcla (18,6 mg) del intermedio T-6 y el compuesto del título. A una solución de la mezcla resultante en acetonitrilo (2 ml), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (1,2 mg), 2-diciclohexil-fosfino-2',4',6'-triisopropilbifenilo (6,7 mg), carbonato de cesio (13,2 mg) y 3-etiniltiofeno (6,14 pl), y la mezcla resultante se agitó a 60 °C durante 19 horas en una atmósfera de gas argón. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con acetato de etilo. El filtrado y el líquido de lavado se mezclaron, el disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (n-hexano/acetato de etilo) para obtener el compuesto del título (14,2 mg).
(Intermedio T-7: LCMS m/z 589,1 (MH+), tiempo de retención 2,03 minutos, condiciones de LC LC-1)
[Etapa b]
Ácido 5-(2-(4-(3-hidroxi-4-(4-(tiofen-3-iletinil)tiofen-2-il)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico A una solución del intermedio T-7 (14,2 mg) en tetrahidrofurano (0,36 ml), se le añadió 1 mol/l de hidróxido de litio acuoso (0,36 ml), y la mezcla se agitó durante una noche a temperatura ambiente. La mezcla de reacción se enfrió hasta 0 °C, y se añadió 1 mol/l de ácido clorhídrico (0,36 ml) a la mezcla. La mezcla se diluyó con agua, y se extrajo 3 veces con cloroformo, después la capa orgánica se lavó con salmuera saturada, y se secó sobre sulfato de magnesio, y el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (cloroformo/metanol) para obtener el compuesto del título (3,5 mg).
(LCMS m/z 533,0 (MH+), tiempo de retención 1,64 minutos, condiciones de LC LC-1)
Ejemplo 23: Ácido (S)-5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 178]

El intermedio Z-17 (592 mg) se sometió a separación por HPLC usando una columna quiral (el aparato de HPLC fue el aparato de purificación preparativa producido por Japan Waters, columna quiral CHIRALCELAD-H (Daicel Corporation), eluyente etanol, caudal de 0,5 ml/minuto, tiempo de retención de 14,91 minutos) para obtener el compuesto del título (194,2 mg).
[Etapa b]
Ácido (S)-5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico La síntesis se realizó de acuerdo con el método descrito en el ejemplo 1 usando el intermedio Z-17-S (41,4 mg) en lugar del intermedio Z-17 para obtener el compuesto del título (31,8 mg).
(LCMS m/z 527,2 (MH+), tiempo de retención 1,68 minutos, condiciones de LC LC-1)
Ejemplo de referencia U: 5-(2-(4-(4-(3-Bromofenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio U)
[Fórmula 180]

El intermedio Z-5 (1 g) se sometió a separación por HPLC usando una columna quiral (el aparato de HPLC fue el aparato de purificación preparativa producido por Japan Waters, columna quiral CHIRALCEL OJ-H (Daicel Corporation), eluyente metanol, caudal de 0,5 ml/minuto, tiempo de retención de 20,72 minutos) para obtener el compuesto del título (309 mg).
Ejemplo de referencia V-1: 5-(2-(4-(4-(3-Bromofenil)-3-((terc-butildimetilsilil)oxi)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio V-1)
[Fórmula 181]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo de referencia Z-6 usando el intermedio U (299,3 mg) en lugar del intermedio Z-5 para obtener el compuesto del título (333,9 mg).
(Intermedio V-1: LCMS m/z 627,35, 629,35 (MH+), tiempo de retención 1,79 minutos, condiciones de LC NLC-1) Ejemplo de referencia V-2: 5-(2-(4-(3-((ferc-Butildimetilsilil)oxi)-4-(3-((trimetilsilil)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio V-2)
[Fórmula 182]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo de referencia Z-21 usando el intermedio V-1 (333,9 mg) en lugar del intermedio Z-6 para obtener el compuesto del título (91,3 mg).
(Intermedio V-2: LCMS m/z 645,49 (MH+), tiempo de retención 2,38 minutos, condiciones de LC NLC-6) Ejemplo de referencia V-3: 5-(2-(4-(3-((ferc-Butildimetilsilil)oxi)-4-(3-etinilfenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio V-3)
[Fórmula 183]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo de referencia Z-22 usando el intermedio V-2 (91,3 mg) en lugar del intermedio Z-21 para obtener el compuesto del título (91,6 mg).
(Intermedio V-3: LCMS m/z 573,45 (MH+), tiempo de retención 1,41 minutos, condiciones de LC NLC-6) Ejemplo 24: Ácido (S)-5-(2-(4-(4-(3-((2-cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 184]
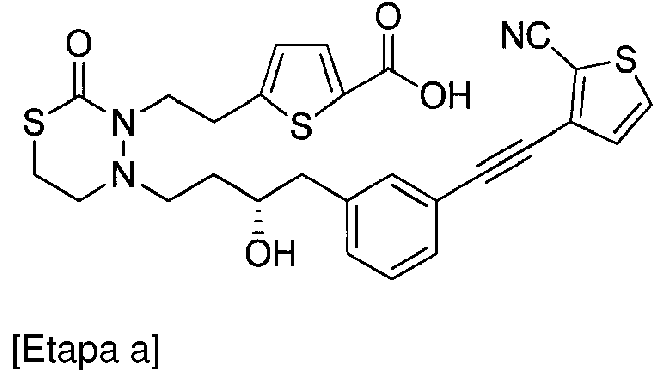
5-(2-(4-(3-((te/-c-Butildimetilsilil)oxi)-4-(3-((2-cianotiofen-3-il)etinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio Z-24-1)
[Fórmula 185]

A una solución del intermedio V-3 (50,6 mg) en acetonitrilo (1 ml), se le añadió sucesivamente cloruro de bis(acetonitrilo)paladio (2,0 mg), 2-diciclohexilfosfino-2',4',6'-triisopropilbifenilo (11,2 mg), carbonato de cesio (51,1 mg) y 3-bromotiofeno-2-carbonitrilo (73,8 mg), y la mezcla resultante se agitó a 60 °C durante 0,75 horas en una atmósfera de gas nitrógeno. La mezcla de reacción se filtró a través de papel de filtro cubierto con Celite, y el residuo que permaneció sobre el Celite se lavó con un disolvente mixto de cloroformo y metanol (9:1). El filtrado y el líquido de lavado se mezclaron, el disolvente se evaporó a presión reducida, y el residuo resultante entonces se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (10,1 mg).
(Intermedio Z-24-1: LCMS m/z 680,44 (MH+), tiempo de retención 1,73 minutos, condiciones de LC NLC-6) [Etapa b]
5-(2-(4-(4-(3-((2-Cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio Z-24-2)
[Fórmula 186]

A una solución del intermedio Z-24-1 (10,1 mg) en tetrahidrofurano (0,5 ml), se le añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 44,6 pl), y la mezcla se agitó a temperatura ambiente durante 1 hora. La mezcla de reacción se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (9,3 mg).
(Intermedio Z-24-2: LCMS m/z 566,35 (MH+), tiempo de retención 1,77 minutos, condiciones de LC NLC-6) [Etapa c]
Ácido (S)-5-(2-(4-(4-(3-((2-cianotiofen-3-il)etinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
A una solución del intermedio Z-24-2 (9,3 mg) en tetrahidrofurano (400 gl), se le añadió 1 mol/l de hidróxido de sodio acuoso (197 gl), y la mezcla se agitó a temperatura ambiente durante 60 horas. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico (400 gl), la mezcla se extrajo 3 veces con cloroformo, y después la capa orgánica se lavó con salmuera saturada, y se secó. El disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (metanol/cloroformo) para obtener el compuesto del título (7,5 mg).
(LCMS m/z 552,30,2 (MH+), tiempo de retención 1,23 minutos, condiciones de LC NLC-1)
Ejemplo 25: Ácido (S)-5-(2-(4-(3-hidroxi-4-(3-(tiazol-4-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 187]

5-(2-(4-(3-((íerc-Butildimetilsilil)oxi)-4-(3-(tiazol-4-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (S)-metilo (intermedio Z-25-1)
[Fórmula 188]

La síntesis se realizó de acuerdo con el método descrito en ejemplo 24, etapa a usando 4-bromotiazol (28,6 gl) en lugar de 3-bromotiofeno-2-carbonitrilo para obtener el compuesto del título (21,0 mg).
(Intermedio Z-25-1: LCMS m/z 656,43 (MH+), tiempo de retención 1,37 minutos, condiciones de LC NLC-1) [Etapa b]
Ácido (S)-5-(2-(4-(3-hidroxi-4-(3-(tiazol-4-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico A una solución del intermedio Z-25-1 (21,0 mg) en tetrahidrofurano (1 ml), se le añadió fluoruro de tetrabutilamonio (solución de 1 mol/l en tetrahidrofurano, 92,6 gl), y la mezcla se agitó a temperatura ambiente durante 3 hora. La mezcla de reacción se purificó por cromatografía en columna (hexano/acetato de etilo). A una solución del intermedio resultante (12,2 mg) en tetrahidrofurano (540 gl) y metanol (270 gL), se le añadió 1 mol/l de hidróxido de sodio acuoso (270 gl), y la mezcla se agitó a temperatura ambiente durante 16 horas. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico, la mezcla se extrajo 5 veces con acetato de etilo, y después la capa orgánica se lavó con salmuera saturada, y se secó. El disolvente se evaporó a presión reducida para obtener el compuesto del título (12,5 mg). (LCMS m/z 528,29 (MH+), tiempo de retención 1,08 minutos, condiciones de LC NLC-1)
Ejemplo 26: Ácido (S)-5-(2-(4-(4-(3-(furan-3-iletinil)fenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 189]

La síntesis se realizó de acuerdo con el método descrito en ejemplo 25 usando 3-bromofurano (31,2 mg) en lugar de
4-bromotiazol, y después el resultante se purificó por cromatografía en columna (metanol/cloroformo) para obtener el compuesto del título (5,1 mg).
(LCMS m/z 511,35 (MH+), tiempo de retención 1,23 minutos, condiciones de LC NLC-1)
Ejemplo de referencia Z-27: 5-(2-(4-(3-((ferc-Butildimetilsilil)oxi)-4-(3-(2-(tiofen-3-il)vinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de (E)-metilo (intermedio Z-27)
[Fórmula 190]

A una solución del intermedio Z-6 (50,0 mg) en 1,4-dioxano (637 pl), se le añadió sucesivamente (E)-4,4,5,5-tetrametil-2- (2-(tiofen-3-il)vinil)-1,3,2-dioxaborolano (22,6 mg, ALDRICH), cloruro de bis(trifenilfosfina)paladio (5,6 mg), carbonato de sodio (21,1 mg) y agua (199 pl), y la mezcla resultante se agitó a 85 °C durante 11 horas en una atmósfera de gas nitrógeno. A la mezcla de reacción, se le añadió agua, y la mezcla se extrajo con acetato de etilo. La capa orgánica se secó, después el disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo) para obtener el compuesto del título (44,5 mg).
(Intermedio Z-27: LCMS m/z 657,3 (MH+), tiempo de retención 1,93 minutos, condiciones de LC LC-6)
Ejemplo comparativo 27: Ácido (E)-5-(2-(4-(3-hidroxi-4-(3-(2-(tiofen-3-il)vinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3- il)etil)tiofeno-2-carboxílico
[Fórmula 191]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo 18 usando el intermedio Z-27 (24,8 mg) en lugar del intermedio Z-7-18 para obtener el compuesto del título (17,8 mg).
(LCMS m/z 529,1 (MH+), tiempo de retención 1,63 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-14-5: 4-Cloro-5-(2-(2-oxo-4-(3-oxo-4-(3-(piridin-2-iletinil)fenil)butil)-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-14-5)
[Fórmula 192]

Al intermedio Z-4-3 (100 mg), se le añadió sucesivamente dietilamina (850 pl), 2-etinilpiridina (22,8 pl), yoduro de cobre (I) (2,9 mg) y tetraquis(trifenilfosfina)paladio (3,9 mg), y la mezcla se agitó a temperatura ambiente durante 15,5 horas en una atmósfera de gas nitrógeno. La mezcla de reacción se diluyó con acetato de etilo, después el disolvente se evaporó, y el residuo resultante se purificó por cromatografía en columna (tolueno/acetonitrilo) para obtener el compuesto del título (47,6 mg).
(Intermedio Z-14-5: LCMS m/z 570,425 (MH+), tiempo de retención 4,86 minutos, condiciones de LC FLC-1) Ejemplo comparativo 28: Ácido 4-cloro-5-(2-(4-(3-hidroxi-4-(3-(piridin-2-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 193]

A una solución del intermedio Z-14-5 (47,6 mg) en metanol (840 gl), se le añadió borohidruro de sodio (4,8 mg) en porciones. La mezcla se agitó a temperatura ambiente durante 0,5 horas, y después se añadió agua y acetato de etilo a la mezcla, y la capa orgánica se lavó sucesivamente con hidrogenocarbonato de sodio acuoso saturado y salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y después se añadió tetrahidrofurano (640 gl), metanol (640 gl) y 2 mol/l de hidróxido de sodio acuoso (640 gl) al residuo. La mezcla de reacción se agitó a temperatura ambiente durante 1,8 horas, y después se enfrió hasta 0 °C, y se añadió 2 mol/l de ácido clorhídrico (640 gl) en porciones a la mezcla. A la mezcla de reacción, se le añadió acetato de etilo, y la capa orgánica se lavó con salmuera saturada, y se secó. El disolvente se evaporó a presión reducida, y el residuo resultante se purificó por cromatografía de capa fina (tolueno/etanol/ácido acético) para obtener el compuesto del título (15,0 mg).
(LCMS m/z 556,023 (MH+), tiempo de retención 4,49 minutos, condiciones de LC FLC-1)
Ejemplo de referencia Z-29-1: 1-(2-Cloroetil) 1-(2-(5-(metoxicarbonil)tiofen-2-il)etil)hidrazina-1,2-dicarboxilato de 2-íerc-butilo (intermedio Z-29-1)
[Fórmula 194]

A una solución del intermedio A-6 (5,0 g) en acetonitrilo (165 ml), se le añadió carbonato de potasio (0,46 g), y la mezcla se enfrió hasta 0 °C. Se añadió lentamente cloroformiato de 2-cloroetilo (2,07 ml) a la mezcla, y la mezcla resultante se agitó a la misma temperatura durante 1 hora. A la mezcla de reacción, se le añadió agua, y la mezcla resultante se calentó hasta temperatura ambiente, y se extrajo 3 veces con acetato de etilo. La capa orgánica se lavó con agua y después con salmuera saturada, y se secó, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (8,34 g).
(Intermedio Z-29-1: LCMS m/z 307,14, 309,11 (MH+-Boc), tiempo de retención 1,64 minutos, condiciones de LC LC-1)
Ejemplo de referencia Z-29-2: 3-(2-(5-(Metoxicarbonil)tiofen-2-il)etil)-2-oxo-1,3,4-oxadiazinano-4-carboxilato de íerc-butilo (intermedio Z-29-2)
[Fórmula 195]

Una solución del intermedio Z-29-1 (8,34 g) en DMF (140 ml) se enfrió hasta 0 °C, se añadió hidruro de sodio (55 %, 0,87 g) en porciones durante 30 minutos, y la mezcla se agitó durante 2 horas. La mezcla de reacción se devolvió hasta temperatura ambiente, y se agitó durante 1 hora, después se añadió hidruro de sodio (55 %, 0,1 g) a la mezcla de nuevo a 0 °C, y la mezcla se agitó a temperatura ambiente durante 15 horas. La mezcla de reacción se enfrió hasta 0 °C, se añadió agua, y la mezcla resultante se extrajo 4 veces con acetato de etilo. La capa orgánica se lavó dos veces con agua, y una vez con salmuera saturada, y se secó, y después el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo para obtener el compuesto del título (1,75 g).
(Intermedio Z-29-2: LCMS m/z 371,3 (MH+), tiempo de retención 1,51 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-29-3: 5-(2-(2-Oxo-1,3,4-oxadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-29-3)
[Fórmula 196]

Una solución del intermedio Z-29-2 (1,75 g) en diclorometano (25 ml) se enfrió hasta 0 °C, se añadió ácido trifluoroacético (12,5 ml) a la solución, y la mezcla se agitó a temperatura ambiente durante 1 hora. La mezcla de reacción se enfrió hasta 0 °C, se neutralizó con hidróxido de sodio acuoso 5 M, y después se extrajo 3 veces con cloroformo. La capa orgánica se lavó con agua, y después se secó, y el disolvente se evaporó a presión reducida. El residuo se purificó con una columna corta de gel de sílice (cloroformo, después acetato de etilo), y después el sólido depositado se lavó con éter dietílico para obtener el compuesto del título (0,90 g).
(Intermedio Z-29-3: LCMS m/z 271,2 (MH+), tiempo de retención 0,94 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-29-4: 5-(2-(4-(4-(3-Yodofenil)-3-oxobutil)-2-oxo-1,3,4-oxadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-29-4)
[Fórmula 197]

Una solución del intermedio C-2-2 (250 mg) en DME (5 ml) se enfrió hasta 0 °C en un flujo de nitrógeno, se añadió gota a gota bromuro de vinilmagnesio (solución 1 M, 1,2 ml) a la solución, y la mezcla se agitó a la misma temperatura durante 2 horas. La mezcla de reacción se hizo ácida mediante la adición de ácido clorhídrico 2 M, y después se añadió agua a la mezcla, y la mezcla resultante se extrajo 3 veces con acetato de etilo. La capa orgánica se lavó dos veces con agua, y se secó, y después el disolvente se evaporó a presión reducida.
A un matraz que contenía el intermedio Z-29-3 (110,7 mg) y agua (3,3 ml), se le añadió una solución del residuo obtenido anteriormente en etanol (3,3 ml), y la mezcla se agitó a una temperatura externa de 110 °C durante 15 horas. La mezcla de reacción se devolvió hasta temperatura ambiente, y después se vertió en agua, y la mezcla resultante se extrajo 3 veces con acetato de etilo. La capa orgánica se lavó con salmuera saturada, y se secó, y después el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (hexano/acetato de etilo para obtener el compuesto del título (126,2 mg).
(Intermedio Z-29-4: LCMS m/z 541,2 (MH+), tiempo de retención 1,66 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-29-5: 5-(2-(4-(3-Hidroxi-4-(3-yodofenil)butil)-2-oxo-1,3,4-oxadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-29-5)
[Fórmula 198]

A una solución del intermedio Z-29-4 (58,1 mg) en metanol (1 ml), se le añadió borohidruro de sodio (6,1 mg), y la mezcla se agitó a temperatura ambiente durante 1 hora. Se añadió agua a la mezcla, y la mezcla resultante se extrajo 3 veces con acetato de etilo. La capa orgánica se lavó con salmuera saturada, y se secó, y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (61,4 mg).
(Intermedio Z-29-5: LCMS m/z 545,2 (MH+), tiempo de retención 1,60 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-29-6: 5-(2-(4-(3-Acetoxi-4-(3-yodofenil)butil)-2-oxo-1,3,4-oxadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-29-6)
[Fórmula 199]

El intermedio Z-29-5 (61,4 mg) se disolvió en diclorometano (2 ml), se añadió anhídrido acético (0,27 ml) y piridina (0,23 ml) a la solución, y la mezcla se agitó a temperatura ambiente 5,5 horas. A la mezcla de reacción, se le añadió agua, y la mezcla resultante se extrajo 3 veces con cloroformo. La capa orgánica se lavó con agua, y se secó, y después el disolvente se evaporó a presión reducida. El residuo se purificó por cromatografía en columna corta para obtener el compuesto del título (71,8 mg).
(Intermedio Z-29-6: LCMS m/z 587,26 (MH+), tiempo de retención 1,82 minutos, condiciones de LC LC-1) Ejemplo de referencia Z-29-7: 5-(2-(4-(3-Acetoxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-oxadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-29-7)
[Fórmula 200]

La síntesis se realizó de acuerdo con el método descrito en el ejemplo de referencia Z-14 usando el intermedio Z-29-6 (71,8 mg) en lugar del intermedio Z-4-2 para obtener el compuesto del título (66,4 mg).
(Intermedio Z-29-7: LCMS m/z 567,36 (MH+), tiempo de retención 1,94 minutos, condiciones de LC LC-1) Ejemplo comparativo 29: Ácido 5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-oxadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 201]
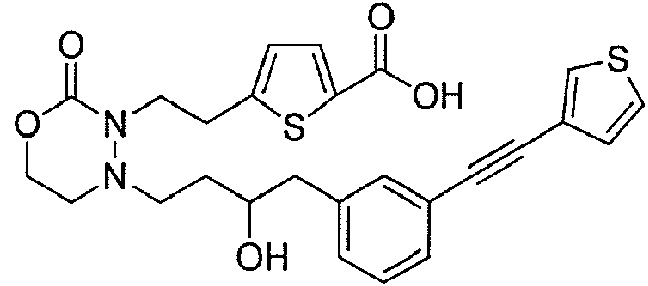
La síntesis se realizó de acuerdo con el método descrito en el ejemplo 22, etapa b usando el intermedio Z-29-7 (66,4 mg) en lugar del intermedio T-7 para obtener el compuesto del título (45,6 mg).
(LCMS m/z 509,2 (MH+), tiempo de retención 1,53 minutos, condiciones de LC LC-1)
Ejemplo de referencia D-2: 4-(3-Bromofenil)-3-oxobutanoato de metilo (intermedio D-2)
[Fórmula 202]

A una solución de malonato de monometil potasio (0,885 kg), se le añadió THF (4,077 kg) y cloruro de magnesio (0,47 kg), y la mezcla se agitó a 50 °C durante 10 minutos. A esta mezcla, se le añadió una mezcla de reacción obtenida añadiendo una solución de carbonildiimidazol (0,801 kg) en DMF (4,025 kg) a una solución de ácido 3-bromofenilacético (1,005 kg) en THF (2,023 kg), y agitando la mezcla a temperatura ambiente durante 1 hora. Se añadió más THF (0,508 kg) a la mezcla de reacción, y la mezcla resultante se agitó a 50 °C durante 30 minutos. La mezcla de reacción se enfrió hasta temperatura ambiente, se añadió acetato de etilo (8,071 kg) a la mezcla, la capa orgánica se lavó dos veces con ácido cítrico acuoso al 20 % (6,032 kg), y después el disolvente se evaporó a presión
reducida para obtener un concentrado (2,358 kg). A este concentrado, se le añadió acetato de etilo (1,011 kg) para obtener una solución que contenía el intermedio D-2 (3,369 kg). La solución que contenía el intermedio D-2 se mezcló con una solución obtenida mediante una operación similar. A esta mezcla (6,770 kg), se le añadió acetato de etilo (6,063 kg), y se le añadió más hidrogenocarbonato de sodio acuoso al 5 % (10,055 kg) y cloruro de sodio (0,506 kg) para lavar la capa orgánica. Se añadió hidrogenocarbonato de sodio acuoso al 5 % (10,054 kg) y cloruro de sodio (0,503 kg) para lavar más la capa orgánica. La capa orgánica se lavó más con cloruro de sodio acuoso al 20 % (10,064 kg), se añadió acetato de etilo (1,01 kg), y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (2,52 kg).
(LCMS m/z 268,9, 270,9 (MH-), tiempo de retención 1,44 minutos, condiciones de LC NLC-1)
Ejemplo de referencia D-3: (S)-4-(3-Bromofenil)-3-hidroxibutanoato de metilo (intermedio D-3)
[Fórmula 203]

Al intermedio D-2 (2,52 kg), se le añadió metanol (14,325 kg), agua (0,237 kg) y [NH2Me2][(RuCl((S)-dm-segphos))2(u-Cl)3] (82,46 g, TAKASAGO), la mezcla se agitó a 60 °C durante 6 horas en una atmósfera de hidrógeno, y después el disolvente se evaporó a presión reducida. Se añadió tolueno (20,70 kg) y QuadraSil AP (0,60 kg, JOHNSON) al residuo, la mezcla se agitó a 60 °C durante 1 hora, después la mezcla de reacción se filtró, y el residuo de filtración se lavó con tolueno (2,066 kg). El disolvente del filtrado se evaporó a presión reducida para obtener un concentrado (5,68 kg), y después, al concentrado, se le añadió gota a gota n-heptano (1,22 kg) a 10 °C durante 15 minutos, y se añadió gota a gota más n-heptano (1,22 kg) a 5 °C durante 50 minutos. La mezcla de reacción se agitó tal cual estaba a 5 °C durante 45 minutos, y después se filtró. El residuo de filtración se lavó con una mezcla de n-heptano (0,48 kg) y tolueno (0,24 kg), y se secó para obtener el compuesto del título (1,923 kg).
(LCMS m/z 273,0, 275,1 (MH+), tiempo de retención 1,36 minutos, condiciones de LC NLC-1) (LC quiral: tiempo de retención 21,1 minutos, condiciones de LC LC-1 quiral)
Ejemplo de referencia D-35: (S)-3-Hidroxi-4-(3-(tiofen-3-iletinil)fenil)butanoato de metilo (intermedio D-35) [Fórmula 204]

Al intermedio D-3 (558 g), se le añadió acetonitrilo (1386 g), carbonato de cesio (665,7 g), X-Phos (48,7 g, Nippon Kagaku) y dicloruro de bis(acetonitrilo)paladio (II) (13,28 g, TCl), y se añadió gota a gota una solución de 3-etiniltiofeno (287,3 g) en acetonitrilo (277,2 g) durante 30 minutos en una atmósfera de nitrógeno. La mezcla de reacción se agitó a 40 °C durante 30 minutos, y después a 60 °C durante 90 minutos. La mezcla de reacción se enfrió hasta temperatura ambiente, se añadió tolueno (1208,3 g) y agua (3488,2 g) a la mezcla, y la mezcla resultante se agitó durante 20 minutos, y después se filtró a través de Celite. El residuo de filtración se lavó con tolueno (2416,3 g), el filtrado se agitó durante 10 minutos, y después se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa acuosa se retiró. La capa orgánica se lavó con agua (2232,3 g), y después el disolvente se evaporó a presión reducida para obtener el compuesto del título (753,9 g).
(LCMS m/z 301,2 (MH+), tiempo de retención 1,65 minutos, condiciones de LC NLC-1)
Ejemplo de referencia D-50: (S)-3-((2-Metoxietoxi)metoxi)-4-(3-(tiofen-3-iletinil)fenil)butanoato de metilo (intermedio D-50)
[Fórmula 205]

Al intermedio D-35 (753,5 g), se le añadió tolueno (2588,1 g), diisopropiletilamina (334,3 g) y cloruro de 2-metoxietoximetilo (322,2 g) en una atmósfera de nitrógeno, y la mezcla se agitó a 80 °C durante 150 minutos. La mezcla de reacción se enfrió, se añadió agua (3107,7 g) a la mezcla, y la mezcla resultante se agitó durante 10 minutos, y después se filtró. El residuo de filtración se lavó con tolueno (1031,6 g), el filtrado se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa acuosa se retiró. La capa orgánica se lavó con agua (2071,9 g), y después el disolvente se evaporó a presión reducida para obtener una sustancia oleosa que contenía el intermedio D-50 (915,8 g). A esta sustancia oleosa que contenía el intermedio D-50 (915,4 g), se le añadió metanol (2310,7 g) y carbono activado Shirasagi A (292,3 g, Japan EnviroChemicals), y la mezcla se agitó a temperatura ambiente durante 1 hora, y después se filtró con papel de filtro. El residuo de filtración se lavó con metanol (928,8 g), después el filtrado se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,5 gm, y el residuo de filtración se lavó con metanol (464,2 g). El filtrado se concentró, se añadió tolueno (2479,1 g) y QuadraSil MTU (349,6 g, JOHNSON) al concentrado, y la mezcla se agitó a 40 °C durante 1 hora, y después se filtró con papel de filtro. El residuo de filtración se lavó con tolueno (1008,0 g), después el filtrado se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,5 gm, y el residuo de filtración se lavó con tolueno (503,8 g). El filtrado se concentró a presión reducida para obtener el compuesto del título (710,9 g).
(LCMS m/z 406,2 (M+NH4+), tiempo de retención 1,88 minutos, condiciones de LC NLC-1)
Ejemplo de referencia D-60: (S)-3-((2-Metoxietoxi)metoxi)-4-(3-(tiofen-3-iletinil)fenil)butanal (intermedio D-60)
[Fórmula 206]

Al intermedio D-50 (355,3 g), se le añadió tolueno (2740,1 g) en una atmósfera de nitrógeno, y la mezcla se enfrió hasta -83 °C. A esta mezcla, se le añadió gota a gota una solución a 1 mol/l de hidruro de diisobutilaluminio en tolueno (571,6 g) durante 90 minutos. A la mezcla de reacción, se le añadió 1 mol/l de ácido clorhídrico (1884,1 g), la mezcla se agitó a temperatura ambiente durante 1 hora, se añadió tolueno (64,3 g) a la mezcla, la mezcla resultante se agitó durante 10 minutos, y después se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa acuosa se retiró. La capa orgánica se lavó sucesivamente con 1 mol/l de ácido clorhídrico (1004,9 g), hidrogenocarbonato de sodio acuoso al 1 % (1997,8 g) y agua (1978,1 g), y después se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,5 gm. El residuo de filtración se lavó con tolueno (214,3 g) para obtener una solución de tolueno (4061,0 g) que contenía el compuesto del título (248,5 g).
(LCMS m/z 376,2 (M+NH4+), tiempo de retención 1,80 minutos, condiciones de LC NLC-1)
Ejemplo de referencia Z-70: (S)-5-(2-(4-(3-((2-Metoxietoxi)metoxi)-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-70)
[Fórmula 207]

Al intermedio Z-3 (286,3 g), se le añadió tolueno (1959,6 g), ácido acético (474,5 g) y triacetoxiborohidruro de sodio (498,5 g) en una atmósfera de nitrógeno. El disolvente de la solución en tolueno (7927,0 g) que contenía el intermedio D-60 (460,28 g) se evaporó a presión reducida para obtener una solución concentrada del intermedio D-60 (1503,9 g), y esta solución se añadió a la mezcla de reacción a temperatura ambiente durante 50 minutos. Se añadió tolueno
(245 g) a la mezcla de reacción, y la mezcla resultante se agitó durante 2 horas, y después se lavó sucesivamente con hidrogenocarbonato de sodio acuoso al 5 % (7326,6 g), hidrogenocarbonato de sodio acuoso al 5 % (7327,2 g) y agua (7071,4 g). El disolvente se evaporó a presión reducida para obtener el compuesto del título (903,8 g).
(LCMS m/z 629,29 (MH+), tiempo de retención 2,05 minutos, condiciones de LC NLC-1)
Ejemplo de referencia Z-17-S: (S)-5-(2-(4-(3-Hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxilato de metilo (intermedio Z-17-S)
[Fórmula 208]

Al intermedio Z-70 (903,5 g), se le añadió metanol (4293,5 g) y carbono activado Shirasagi A (90,35 g, Japan EnviroChemicals), la mezcla de reacción se agitó a 40 °C durante 1 hora, y después se filtró, y el residuo de filtración se lavó con metanol (715,1 g). Al filtrado, se le añadió ácido clorhídrico al 36 % (588,6 g), la mezcla se agitó a 40 °C durante 6 horas, después se añadió tolueno (2406,8 g) a la mezcla, y la mezcla resultante se enfrió a temperatura ambiente. La mezcla de reacción se lavó sucesivamente con hidrogenocarbonato de sodio acuoso al 5 % (9765,4 g) y agua (1685,1 g), y después el disolvente se evaporó a presión reducida. El residuo resultante se purificó por cromatografía en columna (n-heptano/acetato de etilo) para obtener el compuesto del título (471,6 g).
(LCMS m/z 541,19 (MH+), tiempo de retención 1,87 minutos, condiciones de LC NLC-1)
Ejemplo 30: Ácido (S)-5-(2-(4-(3-hidroxi-4-(3-(tiofen-3-iletinil)fenil)butil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)tiofeno-2-carboxílico
[Fórmula 209]

Al intermedio Z-17-S (469,5 g), se le añadió THF (2393,3 g) y carbono activado Shirasagi A (94,0 g, Japan EnviroChemicals), la mezcla de reacción se agitó a temperatura ambiente durante 1 hora, y después se filtró, y el residuo de filtración se lavó con THF (1597,1 g). Al filtrado, se le añadió THF (378,9 g), metanol (1421,8 g) y 1 mol/l de hidróxido de sodio acuoso (1728,2 g), y la mezcla se agitó durante 17 horas. A la mezcla de reacción, se le añadió tolueno (2331,5 g) y agua (1346,5 g), la mezcla se agitó, y se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa orgánica se retiró. A la capa acuosa, se le añadió una mezcla de tolueno (2332 g), THF (1596 g) y metanol (710 g), la mezcla resultante se agitó, y se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa orgánica se retiró. Después, se realizó lavado con una mezcla de tolueno, THF y metanol 3 veces de una manera similar. A la capa acuosa, se le añadió tolueno (4663,3 g), la mezcla se agitó, y se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa orgánica se retiró. A la capa acuosa, se le añadió 1 mol/l de ácido clorhídrico hasta que el pH de la mezcla llegó a ser 7,0, después se añadió acetato de etilo (2425,9 g), se añadió 1 mol/l de ácido clorhídrico más hasta que el pH de la mezcla llegó a ser 2,2, la mezcla se agitó durante 10 minutos, y después se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa acuosa se retiró. A la capa orgánica, se le añadió acetato de etilo (1347,1 g) y agua (897,5 g), la mezcla se agitó durante 10 minutos, y después se dejó reposar hasta que se separó en una capa orgánica y una capa acuosa, y la capa acuosa se retiró. El disolvente de la capa orgánica se evaporó a presión reducida para obtener un residuo que contenía el compuesto del título (358,6 g). A este residuo que contenía el compuesto del título (358,3 g), se le añadió metanol (1860,0 g) y carbono activado Shirasagi A (47,6 g, Japan EnviroChemicals), la mezcla se agitó a temperatura ambiente durante 1 hora, y después se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,5 pm, y el residuo de filtración se lavó con metanol (2231,2 g). Al filtrado, se le añadió carbono activado Shirasagi A (188,6 g, Japan EnviroChemicals), la mezcla se agitó a temperatura ambiente durante 1 hora, y después se filtró a través de papel de filtro, y el residuo de filtración se lavó con metanol (1490,5 g). El filtrado se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,2 pm, y el residuo de filtración se lavó con metanol (743,7 g). Al filtrado, se le añadió carbono activado Shirasagi A (94,0 g, Japan EnviroChemicals), la mezcla se agitó a temperatura ambiente durante 1 hora, y después se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,2
gm, y el residuo de filtración se lavó con metanol (2231,2 g). Al filtrado, se le añadió carbono activado Shirasagi A (94,1 g, Japan EnviroChemicals), la mezcla se agitó a temperatura ambiente durante 1 hora, y después se filtró a través de un filtro de membrana que tenía un diámetro de poro de 0,2 gm, y el residuo de filtración se lavó con metanol (742,9 g). El disolvente del filtrado se evaporó a presión reducida para obtener el compuesto del título (160,1 g). (LCMS m/z 527,2 (MH+), tiempo de retención 1,26 minutos, condiciones de LC NLC-1)
(LC quiral: tiempo de retención: 21,3 minutos, condiciones de LC LC-2 quiral)
El compuesto del ejemplo 30 es el mismo que el compuesto del ejemplo 23.
Ejemplo comparativo 1: Ácido 4-(2-(4-(4-(3-bromofenil)-3-hidroxibutil)-2-oxo-1,3,4-tiadiazinan-3-il)etil)benzoico [Fórmula 210]

El compuesto del título puede obtenerse mediante el método de preparación descrito en la publicación de patente internacional WO2006/080323 (documento que es patente 8), ejemplo IAH-H072.
Ejemplo de preparación 1
Se añadió diclorometano (20 ml) a poli(ácido láctico-co-glicólico) (RESOMER RG504, producido por Evonik Industries, 2.0 g), que se disolvió usando una máquina de lavado ultrasónico, y el compuesto del ejemplo 23 (1,6 mg) se añadió adicionalmente a la solución, y se disolvió. Esta solución se añadió en porciones a una solución acuosa al 0,1 % de poli(alcohol vinílico) (300 ml) agitado a 3000 rpm usando una homomezcladora (MARK II producida por PRIMIX Corporation), y la mezcla se agitó a temperatura ambiente durante 10 minutos para obtener una emulsión de aceite en agua. Esta emulsión de aceite en agua se agitó a temperatura ambiente durante 16 horas, se volatilizó el diclorometano para que solidificara la fase oleosa, y el resultante se centrifugó (3000 rpm, 20 °C, 15 minutos) usando una máquina de centrifugación. Después de retirar el sobrenadante, los precipitados se dispersaron en una solución al 0,1 % (p/v) de Tween 80, la dispersión se pasó a través de tamices de 53 gm y 20 gm, y la muestra que permaneció en el tamiz de 20 gm se centrifugó (3000 rpm, 20 °C, 15 minutos). El sobrenadante se retiró, se añadió agua purificada a los precipitados, la mezcla se centrifugó de nuevo (3000 rpm, 20 °C, 15 minutos), y el sobrenadante se retiró. Los precipitados se congelaron a -80 °C, y se secaron a presión reducida (48 horas) para obtener microesferas que contenían fármaco (1,2 g) que tenían una relación de fármaco encapsulado de un 0,06 %.
Ejemplo de preparación 2
Se añadió diclorometano (20 ml) a poli(ácido láctico-co-glicólico) (RESOMER RG504, producido por Evonik Industries, 2.0 g), que se disolvió usando una máquina de lavado ultrasónico, y el compuesto del ejemplo 23 (20 mg) se añadió adicionalmente a la solución, y se disolvió. Esta solución se añadió en porciones a una solución acuosa al 0,1 % de poli(alcohol vinílico) (300 ml) agitado a 3.000 rpm usando una homomezcladora (MARK II producida por PRIMIX Corporation), y la mezcla se agitó a temperatura ambiente durante 10 minutos para obtener una emulsión de aceite en agua. Esta emulsión de aceite en agua se agitó a temperatura ambiente durante 16 horas, se volatilizó el diclorometano para que solidificara la fase oleosa, y el resultante se centrifugó (3000 rpm, 20 °C, 15 minutos) usando una máquina de centrifugación. Después de retirar el sobrenadante, los precipitados se dispersaron en una solución al 0,1 % (p/v) de Tween 80, la dispersión se pasó a través de tamices de 53 gm y 20 gm, y la muestra que permaneció en el tamiz de 20 gm se centrifugó (3000 rpm, 20 °C, 15 minutos). El sobrenadante se retiró, después se añadió agua purificada a los precipitados, la mezcla se centrifugó de nuevo (3000 rpm, 20 °C, 15 minutos), y el sobrenadante se retiró. Los precipitados se congelaron a -80 °C, y se secaron a presión reducida (48 horas) para obtener microesferas que contenían fármaco (1,3 g) que tenían una relación de fármaco encapsulado de un 0,8%.
Ejemplo de preparación 3
Se añadió diclorometano (20 ml) a poli(ácido láctico-co-glicólico) (RESOMER RG504, producido por Evonik Industries, 2.0 g), que se disolvió usando una máquina de lavado ultrasónico, y el compuesto del ejemplo 23 (124 mg) se añadió adicionalmente a la solución, y se disolvió. Esta solución se añadió en porciones a una solución acuosa al 0,1 % de poli(alcohol vinílico) (300 ml) agitado a 3000 rpm usando una homomezcladora (MARK II producida por PRIMIX Corporation), y la mezcla se agitó a temperatura ambiente durante 10 minutos para obtener una emulsión de aceite en agua. Esta emulsión de aceite en agua se agitó a temperatura ambiente durante 16 horas, se volatilizó el diclorometano para que solidificara la fase oleosa, y el resultante se centrifugó (3000 rpm, 20 °C, 15 minutos) usando
una máquina de centrifugación. Después de retirar el sobrenadante, los precipitados se dispersaron en una solución al 0,1 % (p/v) de Tween 80, la dispersión se pasó a través de tamices de 53 gm y 20 gm, y la muestra que permaneció en el tamiz de 20 gm se centrifugó (3000 rpm, 20 °C, 15 minutos). El sobrenadante se retiró, después se añadió agua purificada a los precipitados, la mezcla se centrifugó de nuevo (3000 rpm, 20 °C, 15 minutos), y el sobrenadante se retiró. Los precipitados se congelaron a -80 °C, y se secaron a presión reducida (48 horas) para obtener microesferas que contenían fármaco (1,1 g) que tenían una relación de fármaco encapsulado de un 3,7%.
<Ejemplo de ensayo 1: Medición de la actividad agonista de EP4>
Para investigar la actividad agonista del receptor EP4 de los compuestos de la presente invención, se midió la producción de AMPc en células HEK293 que se prepararon para que expresaran de forma estable el receptor EP4 humano.
(1) Método de medición
Usando la base de datos Refseq, se buscó el receptor de prostaglandina E. Como resultado, se obtuvo la información génica del receptor EP4 humano (NM_000958). Basándose en esta información de secuencia, se clonó el gen del receptor EP4 humano por PCR de una manera convencional usando ADNc humano como molde, y se establecieron células HEK293 que se prepararon para que expresaran de forma estable el receptor EP4 humano. Cuando se descongelaron células crioconservadas de esta cepa y se usaron, las células se subcultivaron tres veces o más dentro de un determinado periodo de tiempo (aproximadamente 1 a 2 semanas) usando medio Eagle modificado de Dulbecco (el medio Eagle modificado de Dulbecco puede abreviarse en adelante como DMEM) que contenía FBS al 10 %, se usaron 50 unidades de cada uno de penicilina y estreptomicina. Las células subcultivadas se inocularon en pocillos de una placa de 96 pocillos recubierta de poli-D-lisina a una densidad de 2 x 10⁴ a 2,5 x 10⁴ células/pocillo, y se cultivó durante un día. El medio de los pocillos se retiró por succión, después se añadió DMEM (80 gl) a cada pocillo, y se realizó incubación a 37 °C durante 15 minutos. Después, se añadieron 20 gl de un medio de ensayo (DMEM que contenía HEPES 100 mM e IBMX 1 mM) que contenía PGE2 o un compuesto de ensayo (a una concentración 5 veces mayor que la concentración final) a cada pocillo para iniciar la reacción. Se permitió la reacción a 37 °C durante 30 minutos, después se retiró el medio por succión, se añadió tampón de ensayo/lisis (100 gl) contenido en el kit de cribado de AMPc (producido por Applied Biosystems) para terminar la reacción. Después, la mezcla de reacción se incubó a 37 °C durante 30 minutos para preparar una muestra para la cuantificación de AMPc, y se cuantificó la cantidad de AMPc en la muestra de acuerdo con el método indicado en el kit de cribado de AMPc. Mediante regresión no lineal de la concentración del compuesto y la cantidad de AMPc, se calculó la concentración del compuesto requerida para aumentar el AMPc hasta un 50 % del aumento máximo (valor de CE50) usando Kaleida Graph.
(2) Resultados de medición
Como se muestra en la tabla 1, los compuestos de la presente invención mostraron actividad agonista de EP4 superior. En particular, mostraron actividad agonista de EP4 superior incluso en comparación con la del compuesto del ejemplo comparativo 1, que es un compuesto conocido similar a los compuestos de la presente invención.
Para los compuestos para los que se midió la actividad agonista de EP4 dos o más veces, se indica el promedio de los valores, si es necesario. El n.° de ej. mencionado en la tabla significa número de ejemplo.


<Ejemplo de ensayo 2: Ensayo de unión a receptor usando células que expresan el receptor EP humano>
Para evaluar la selectividad por cada subtipo de receptor EP, se midieron las actividades de inhibición de unión a [3H]PGE2 de los compuestos de ensayo para membranas celulares sobre las que se expresaban de forma estale los receptores EP2 humano, EP3 humano y EP4 humano.
(1) Método de medición
En cuanto a las fracciones de membrana de los receptores de prostaglandina E EP2 , EP3 y EP4 , se usaron 10,0 pg proteína/tubo cada uno de HTS185M, HTS092M y HTS142M de Merck Millipore, respectivamente. Cada fracción de membrana se incubó con una mezcla de reacción (250 pl/tubo) que contenía un compuesto de ensayo y [3H]PGE2 a 25 °C durante 60 minutos. Las concentraciones finales de [3H]PGE2 fueron 2,56 nmol/l en el sistema de medición de EP2 , 1,54 nmol/l en el sistema de medición de EP3, y 1,24 nmol/l en el sistema de medición de EP4. Después de la reacción, la fracción de membrana se recogió sobre papel de filtro usando un recolector celular, el papel de filtro se transfirió a un vial de medición, y la medición se realizó en un contador de centelleo líquido.
La unión no específica se determinó como unión observada en presencia de cantidad en exceso (10 pM) de PGE2 sin marcar. La medición de la actividad de inhibición de unión a [3H]PGE2 de un compuesto de ensayo se realizó añadiendo el compuesto de ensayo a diversas concentraciones. Se usaron los siguientes tampones para la reacción.
Tampón para EP2 : 50 mmol/l de HEPES-NaOH (pH 7,4) que contenía 5 mmol/l de MgCl2 , 1 mmol/l de CaCl2 y un 0,2 % de BSA
Tampón para EP3 : 50 mmol/l de tampón Tris-HCl que contenía 10 mmol/l de MgCl2 y 1 mmol/l de EDTA Tampón para EP4 : 50 mmol/l de HEPES-NaOH (pH 7,4) que contenía 5 mmol/l de MgCl2 , 1 mmol/l de CaCl2 y un 0,2 % de BSA
Se creó una curva de respuesta a la dosis para la actividad de inhibición de la unión a [3H]PGE2 para cada compuesto de ensayo, y se calculó la concentración del compuesto de ensayo que inhibe un 50 % de la unión de PGE2 y el receptor (valor de CI50).
(2) Resultados de medición
Como se muestra en la tabla 2, los compuestos de la presente invención mostraron selectividad por EP4 superior. El n.° de ej. mencionado en la tabla significa número de ejemplo.

<Ejemplo de ensayo 3: Acción de neoosteogénesis en fémur de rata>
Para investigar la acción promotora de la osteogénesis de los compuestos de la presente invención, se permitió que los compuestos actuaran sobre fémures de rata, y se evaluó el nuevo hueso formado.
(1) Método de medición
Se fijaron ratas SD hembra (Charles River Japan) de ocho semanas de edad en posición acostada de lado bajo anestesia triple (clorhidrato de medetomidina, midazolam y tartrato de butorfanol). Después de afeitar el pelo de la región femoral izquierda con una maquinilla de cortar pelo, y de que se realizara tratamiento de desinfección con etanol
al 70 %, se llenó una solución de gel solidificada in situ de un compuesto de ensayo, específicamente, un compuesto de ensayo disuelto en poli(ácido láctico-co-glicólico) (RESOMER RG502H, producido por Evonik Industries)/copolímero de bloque de poli(ácido láctico-co-glicólico)-polietilenglicol (5050 DLG mPEG 5000, producido por Lakeshore Biomaterials)/N-metil-2-pirroridona (producido por Wako) (relación ponderal de un 47 %/3 %/50 %), en una jeringa de 1 ml, se fijó una aguja de inyección 21G a la jeringa, y la aguja se introdujo de forma transdérmica desde el cuádriceps hasta el periostio cerca del centro de la diáfisis femoral. Después, se inyectaron 100 pg como cantidad de compuesto de ensayo, o 50 pl como volumen de administración de la solución entre el cuádriceps y el periostio, y se extrajo la aguja de inyección. A las ratas del grupo de control, se les administró solamente la solución de gel solidificada in situ. Una semana después de la administración de la solución de fármaco, se les administró anestesia triple a los animales, y se fijaron en decúbito supino, y se sacrificaron por exanguinación. Se extrajo el fémur izquierdo, se retiraron los tejidos periféricos tales como los músculos, se midió el contenido de mineral óseo del fémur completo usando un analizador de mineral óseo DCS-600EX (producido por ALOKA), después se dividió en tres posiciones a lo largo del eje largo, y se evaluó el contenido de mineral óseo de la parte central (diáfisis). El ensayo se realizó con los grupos que consistían cada uno en 6 animales.
(2) Resultados de medición
En los grupos a los que se les administró los compuestos típicos de la presente invención, el contenido de mineral óseo de la diáfisis del fémur izquierdo aumentó en comparación con el grupo de control (tablas 3 a 5). Por otro lado, el contenido de mineral óseo de la diáfisis del fémur derecho, al que no se administró la solución de fármaco, no se vio afectado. Basándose en estos resultados, se confirmó que los compuestos de la presente invención son útiles como agente promotor de la formación de hueso usado por administración local. Para todos los grupos de administración de compuesto, no se observó muerte de los animales, no se observaron las reacciones secundarias observadas para la administración de PGE2 , tampoco y, por tanto, se demostró que los compuestos de la presente invención pueden administrarse de forma segura.
Los resultados de ensayo se mencionan para cada ensayo.

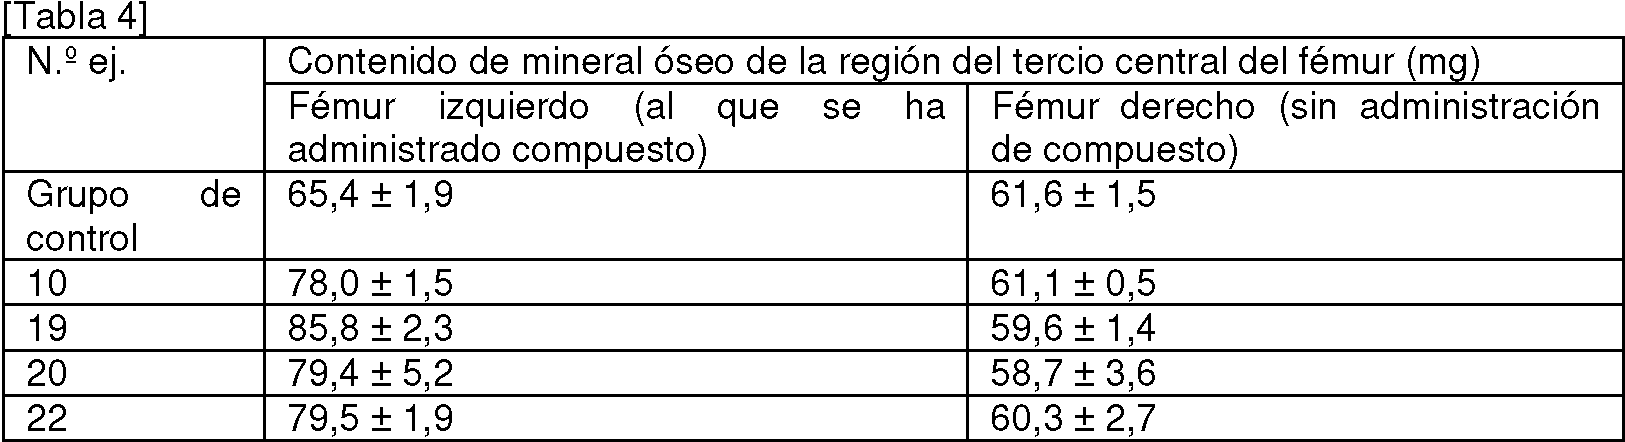

<Ejemplo de ensayo 4: Acción de neoosteogénesis en fémur de perro>
Para investigar una acción promotora de la osteogénesis de los compuestos de la presente invención, para la influencia de la administración de microesferas que contienen un compuesto de ensayo en las cercanías del fémur de perro, se
evaluó la acción promotora de la osteogénesis midiendo el nuevo hueso formado después de la administración.
(1) Método de medición
Se anestesiaron perros beagle hembra (KITAYAMA LABES) de nueve a once meses de edad mediante administración de una mezcla 1:1 de clorhidrato de ketamina (Ketalar 500 mg, Daiichi Sankyo Propharma Co., Ltd.) y xilazina (Selactar 2 % Injection, Bayer Yakuhin, Ltd.) a una dosis de aproximadamente 0,5 ml/kg, y se usó isoflurano enumerado en la farmacopea japonesa (Elucaine, Mylan Pharmaceutical) para la anestesia de mantenimiento, que se administró con un inhalador IMPAC6 (VetEquip Inc.). Después de afeitar el pelo de la región femoral de la pata trasera derecha, y de realizar tratamiento de desinfección, se administraron por vía transdérmica 350 gl de una suspensión de microesferas obtenida suspendiendo microesferas (preparadas de acuerdo con el método del ejemplo de preparación 1 o 2) que contenían un compuesto de ensayo (compuesto del ejemplo 23) en una solución de CMC alrededor del periostio de la diáfisis femoral usando una jeringa de inyección de 1 ml y una aguja de inyección 21G. Las dosis del compuesto de ensayo fueron 0,01, 0,1, 1,0, 10 y 100 gg/sitio, y las microesferas mencionadas anteriormente se usaron en una cantidad correspondiente a cada dosis. Como grupo de control, se administró solamente un líquido farmacológico obtenido suspendiendo las microesferas que no contenían el compuesto de ensayo en 350 gl de la solución de CMC. Cuatro semanas después de la administración del líquido farmacológico, los animales se sacrificaron por exanguinación con anestesia con pentobarbital sódico (Somnopentyl). Se extrajeron los fémures de ambos lados, se sumergieron en una solución de formol tamponada neutral al 10 %, y se almacenaron. El contenido de mineral óseo del fémur se midió usando el analizador de densidad ósea por rayos X Discovery (producido por Toyo Medic). El ensayo se realizó con los grupos que consistían cada uno en 4 perros.
(2) Resultados de medición
Cuatro semanas después de la administración de la suspensión de microesferas mencionada anteriormente a las diáfisis femorales de los perros, el contenido de mineral óseo de los fémures aumentó con las dosis de 1,0, 10 y 100 gg como cantidad de administración del compuesto de ensayo de una manera dependiente de la dosis en comparación con el grupo de control (tabla 6). Basándose en estos resultados, se confirmó que los compuestos de la presente invención son útiles como agente promotor de la osteogénesis usado por administración local. Para todos los grupos de administración de compuesto, no se observó muerte de los animales, no se observaron las reacciones secundarias habitualmente observadas para la administración de PGE2 , tampoco y, por tanto, se demostró que la preparación de microesferas mencionada anteriormente que contenía los compuestos de la presente invención puede administrarse de forma segura.

<Ejemplo de ensayo 5: Acción promotora de la curación de fracturas en modelo de fractura cerrada de fémur de rata>
Para investigar la acción promotora de la curación de fracturas de los compuestos de la presente invención, se confirmó la influencia de la inyección de microesferas que contenían un compuesto de ensayo en un sitio de fractura de un modelo de fractura cerrada de fémur de rata.
(1) Método de medición
Se fijaron ratas SD hembra (Japan SLC) de trece semanas de edad en posición acostada de lado bajo anestesia triple (clorhidrato de medetomidina, midazolam y tartrato de butorfanol). Después de afeitar el pelo de una región desde la rodilla izquierda hasta la región femoral con una maquinilla de afeitar pelo, y de realizar tratamiento de desinfección con povidona-yodo enumerado en la farmacopea japonesa (solución de Isodine para animales, 20 mg de povidonayodo enumerado en la farmacopea japonesa en 1 ml, Meiji Seika Pharma), se escindió la piel de la parte de la rodilla y el músculo mayor interno de la parte lateral de la rótula, y se desplazó la rótula de la cabeza del fémur. Una pieza de taladro fijada a un trépano se puso en la fosa intercondílea de la cabeza del fémur expuesta, y se rotó manualmente para generar un orificio. Se insertó un alambre Kirschner (Mizuho Co., Ltd.) que tenía un diámetro de 1,2 mm cortado de forma preliminar a una longitud de 31 mm en la cavidad medular del fémur a través del orificio. Después, se fijó la región femoral izquierda sobre un portapiezas de ensayo de flexión de tres puntos de una pequeña máquina de ensayo
universal de sobremesa (EZ Test, Shimadzu Corp.), y se provocó fractura cerrada de la diáfisis femoral aplicando una carga dinámica. Que se introdujera con éxito una fractura o no se confirmó confirmando la generación de una fractura transversal completa en la diáfisis femoral en una imagen de rayos X obtenida con un generador de rayos X suaves (M-100W, Softex) y un sensor de rayos X digital (NX-04, RF Co., Ltd.). Se inyectó una suspensión de microesferas obtenida suspendiendo microesferas (preparadas de acuerdo con el método del ejemplo de preparación 3) que contenían un compuesto de ensayo (compuestos del ejemplo 23) en una solución de CMC en la parte fracturada en un volumen de 100 gl como volumen de administración (que contenía 100 o 300 gg del compuesto de ensayo). Como grupo de control, se administró solamente un líquido farmacológico obtenido suspendiendo las microesferas que no contenían el compuesto de ensayo mencionado anteriormente en la solución de CMC (100 gl). Una, dos y tres semanas después de la generación de la fractura, se tomaron imágenes de rayos X suaves en anestesia con isoflurano, y se cuantificaron las áreas de la parte de callo en las imágenes de rayos X usando Image J. Cuatro semanas después de la generación de la fractura, se tomaron imágenes de rayos X suaves en anestesia triple, los animales se fijaron en decúbito supino, y se sacrificaron por exanguinación, y se extrajeron los fémures izquierdos. Al confirmar la presencia o ausencia de continuidad del callo de forma enmascarada en las imágenes de rayos X suaves obtenidas 4 semanas después de la generación de la fractura, se determinó la consolidación del hueso. Las muestras de fémur se crioconservaron hasta la implementación de un ensayo de resistencia ósea, y se midió la resistencia de torsión en el día del ensayo usando un aparato de medición de la resistencia ósea (MZ-500S, Maruto Instrument Co., Ltd.).
Este ensayo también puede realizarse usando perros en lugar de ratas.
(2) Resultados de medición
En el grupo de administración de compuesto de ensayo, dos semanas después de la generación de la fractura y después de ello, se observó aumento del área del callo de la fractura (tabla 7), y se mejoró claramente la tasa de consolidación ósea determinada basándose en las imágenes de rayos X obtenidas 25 días después de la generación de la fractura (table 8), en comparación con el grupo de control. En los fémures extraídos de los animales del grupo de administración de compuesto de ensayo cuatro semanas después de la generación de la fractura, se observó aumento de la resistencia ósea determinada por el ensayo de torsión (par de torsión máximo) en comparación con el grupo de control (tabla 8). Basándose en estos resultados, se confirmó que los compuestos de la presente invención son útiles como agente promotor de la consolidación ósea en un proceso de curación de fracturas. Para todos los grupos de administración de compuesto, no se observó muerte de los animales, no se observaron las reacciones secundarias habitualmente observadas para la administración de PGE2 , tampoco y, por tanto, se demostró que la preparación de microesferas mencionada anteriormente que contenía el compuesto de la presente invención puede administrarse de forma segura.


<Ejemplo de ensayo 6: Acción promotora de la consolidación ósea en modelo de fijación posterolateral de vértebras lumbares de perro>
Para investigar una acción promotora de la consolidación ósea de los compuestos de la presente invención, se confirmó la influencia de mezclar microesferas que contienen un compuesto de ensayo en el momento de injerto de hueso autólogo usando un modelo de fijación posterolateral de vértebras lumbares.
(1) Método de medición
Se anestesiaron perros beagle hembra (KITAYAMA LABES) de doce a trece meses de edad mediante administración de una mezcla 1:1 de clorhidrato de ketamina (Ketalar 500 mg, Daiichi Sankyo Propharma Co., Ltd.) y xilazina (Selactar 2 % Injection, Bayer Yakuhin, Ltd.) a una dosis de aproximadamente 0,5 ml/kg, y se inhaló isoflurano enumerado en
la farmacopea japonesa (Elucaine, producido por Mylan Pharmaceutical) con un inhalador IMPAC6 (VetEquip Inc.) para mantener la anestesia. El animal se fijó en decúbito prono, se afeitó el pelo de una amplia área sobre las tuberosidades ilíacas derecha e izquierda posteriores superiores, la parte alrededor de la cresta ilíaca y la parte inferior del lomo, y se realizó tratamiento de desinfección con povidona-yodo enumerado en la farmacopea japonesa (solución de Isodine para animales, 20 mg de povidona-yodo enumerado en la farmacopea japonesa en 1 ml, Meiji Seika Pharma) y etanol para desinfección (Wako Pure Chemical Industries). Se cortó la piel y el tejido blando y se abrió desde la tuberosidad ilíaca posterior superior a lo largo de la cresta ilíaca usando un bisturí, y después se separaron los músculos que cubren la cresta ilíaca bajo el periostio para exponer la cresta ilíaca. Se extrajeron aproximadamente 2 g de cada uno del ilion derecho e izquierdo usando unas pinzas gubias y tijeras para huesos, y se realizó constricción. El ilion recogido, del que se retiraron los tejidos blandos, se descompuso finamente con tijeras para huesos, y de ese modo se preparó en virutas de 1 mm de tamaño para obtener 2 g de cada uno de los injertos óseos para derecha e izquierda. Después, se disecó la piel a lo largo de las apófisis espinosas de la parte inferior del lomo con un bisturí, se disecaron las fascias lumbodorsales izquierda y derecha, y después se expusieron las apófisis transversas de las vértebras lumbares cuarta y quinta mientras se separaba el músculo transversoespinoso y el músculo dorsal largo y se disecaban entre las fascias de los mismos. Se retiraron los tejidos blandos que se adhieren a las apófisis transversas, y después se realizó la decorticación del hueso cortical sobre la superficie de las apófisis transversas con un taladro eléctrico (OS-40MV2, Osada Electric Co., Ltd.) para preparar un lecho de injerto de hueso. El injerto de hueso (2 g) preparado anteriormente se mezcló suficientemente con una suspensión de microesferas obtenida suspendiendo microesferas que contenían un compuesto de ensayo (compuesto del ejemplo 23) en una cantidad correspondiente a 10, 30 o 100 pg del compuesto de ensayo (preparado de acuerdo con el método del ejemplo de preparación 1) en 800 pl de una solución de CMC, se incrustó y se injertó en las apófisis transversas de las vértebras lumbares cuarta y quinta, y el lecho de injerto de hueso entre las apófisis transversas. Después del injerto de hueso autólogo, se suturó la fascia lumbodorsal, los tejidos subcutáneos y la piel, y se desinfectó el sitio quirúrgico. Doce semanas después de la operación, los animales se sacrificaron con sobredosis (30 mg/kg) de pentobarbiturato de sodio (Somnopentyl, Kyoritsuseiyaku Corporation), y después se extrajeron las vértebras lumbares. La consolidación ósea se evaluó confirmando manualmente la movilidad de las vértebras lumbares cuarta y quinta (palpación manual) de forma enmascarada, y se obtuvieron imágenes de rayos X suaves desde una dirección usando Softex M-60 (Softex). Cada imagen de rayos X suaves se evaluó por una persona de forma enmascarada de acuerdo con los criterios de evaluación mostrados en la tabla 9. El ensayo se realizó con los grupos que consistían cada uno en 5 animales.

(2) Resultados de medición
Cuando se extrajeron muestras de vértebras lumbares, y se evaluó la osteogénesis basándose en el grado de calcificación usando imágenes de rayos X suaves, en el grupo de control donde se mezclaron microesferas que no contenían el compuesto de ensayo en el ilion de injerto autólogo, se observaba movilidad entre las vértebras lumbares cuarta y quinta, pero no se observaba calcificación entre las apófisis transversas en las imágenes de rayos X suaves en los cinco ejemplos. Por otro lado, en el grupo donde se administraron las microesferas que contenían el compuesto de ensayo, a cada una de las dosis de 10, 30 o 100 pg, se evaluó que se observaba movilidad entre las vértebras lumbares cuarta y quinta en un ejemplo de los cinco ejemplos, pero no se observaba movilidad en los otros cuatro ejemplos. En las imágenes de rayos X suaves, se observó promoción de osteogénesis y continuidad ósea entre las apófisis transversas de las vértebras lumbares cuarta y quinta, concretamente, la puntuación de continuidad fue de 2 o mayor, a todas las dosis. Además, la puntuación aumentó de una manera dependiente de la dosis (tabla 10, 2,4 ± 0,5, 2,6 ± 0,5 y 2,8 ± 0,4, respectivamente).
Basándose en estos resultados, se confirmó que los compuestos de la presente invención son útiles como agente para promover la consolidación ósea en la fijación de columna vertebral basada en injerto óseo autólogo. Para todos los grupos de administración de compuesto, no se observó muerte de los animales, no se observaron las reacciones
secundarias habitualmente observadas para la administración de PGE2 , tampoco y, por tanto, se demostró que las microesferas mencionadas anteriormente que contenían el compuesto de la presente invención pueden administrarse de forma segura en la fijación de columna vertebral.

Claims (22)
1. Un compuesto representado por la siguiente fórmula general (1):
[Fórmula 1]
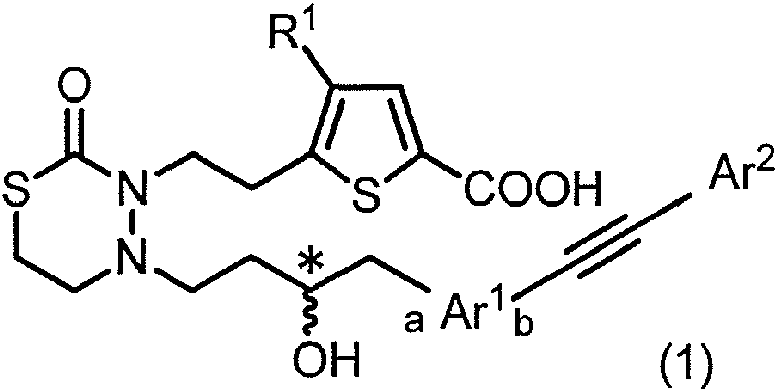
[en la que, en la fórmula (1),
R1 representa -H o halógeno;
Ar1 representa cualquier sustituyente seleccionado del grupo G1, que puede estar sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en -F y metilo (con la condición de que [Fórmula 2]
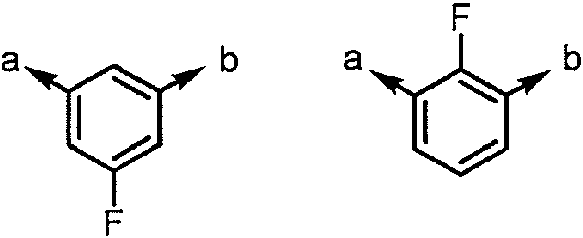
se excluyan),
en la que el grupo G1 es un grupo que consiste en
[Fórmula 3]

(a y b representan la dirección de unión);
Ar2 representa cualquier sustituyente seleccionado del grupo G2, que puede estar sustituido con 1 a 3 de los mismos sustituyentes o diferentes seleccionados del grupo que consiste en ciano, -Cl, metilo, metoxi y fenilo (con la condición de que
[Fórmula 4]

se excluyan),
en la que el grupo G2 es un grupo que consiste en fenilo, tienilo, furilo, y tiazolilo; y * representa un carbono asimétrico], o una sal del mismo.
2. El compuesto o una sal del mismo de acuerdo con la reivindicación 1, en el que R1 es -H, -Cl o - Br.
3. El compuesto o una sal del mismo de acuerdo con la reivindicación 2, en el que Ar1 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 5]

4. El compuesto o una sal del mismo de acuerdo con la reivindicación 2, en el que Ar1 es
[Fórmula 6]

5. El compuesto o una sal del mismo de acuerdo con la reivindicación 3 o 4, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 7]

6. El compuesto o una sal del mismo de acuerdo con la reivindicación 3 o 4, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 8]

7. El compuesto o una sal del mismo de acuerdo con la reivindicación 3 o 4, en el que Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 9]
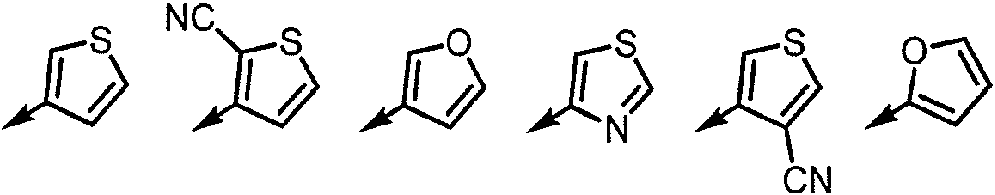
8. El compuesto o una sal del mismo de acuerdo con la reivindicación 7, en el que R1 es -H.
9. El compuesto o una sal del mismo de acuerdo con la reivindicación 7, en el que R1 es -Cl.
10. El compuesto o una sal del mismo de acuerdo con la reivindicación 7, en el que R1 es -Br.
11. El compuesto o una sal del mismo de acuerdo con la reivindicación 1, en el que R1 es -H, -Cl o - Br;
Ar1 es cualquier sustituyente seleccionado del grupo que consiste en

Ar2 es cualquier sustituyente seleccionado del grupo que consiste en
[Fórmula 11]

12. Un compuesto de acuerdo con la reivindicación 1 seleccionado del siguiente grupo, o una sal del mismo;
[Fórmula 12]

13. El compuesto de acuerdo con la reivindicación 1 mencionado a continuación, o una sal del mismo;
[Fórmula 13]

[Fórmula 14]

15. El compuesto de acuerdo con la reivindicación 1 mencionado a continuación, o una sal del mismo;
[Fórmula 15]

17. El compuesto de acuerdo con la reivindicación 1 mencionado a continuación, o una sal del mismo;
[Fórmula 17]
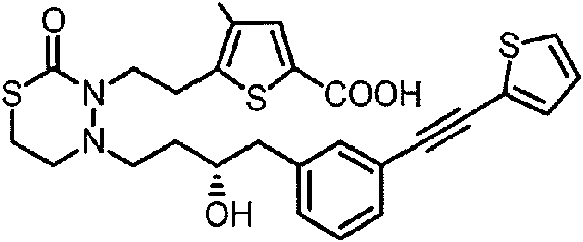
18. El compuesto de acuerdo con la reivindicación 1 mencionado a continuación, o una sal del mismo;
[Fórmula 18]

20. Un medicamento que contiene un compuesto de acuerdo con una cualquiera de las reivindicaciones 1 a 19 o una sal farmacéuticamente aceptable del mismo como ingrediente activo.
21. El medicamento de acuerdo con la reivindicación 20, para su uso en tratamiento terapéutico y/o promoción de la curación de lesiones óseas.
22. El medicamento de acuerdo con la reivindicación 20, para su uso en la promoción de la consolidación ósea en fijación de columna vertebral.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2017248173 | 2017-12-25 | ||
| PCT/JP2018/047450 WO2019131582A1 (ja) | 2017-12-25 | 2018-12-25 | 含窒素6員環化合物 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2929799T3 true ES2929799T3 (es) | 2022-12-01 |
Family
ID=67063663
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES18893819T Active ES2929799T3 (es) | 2017-12-25 | 2018-12-25 | Compuestos que contienen resto de 2-oxo-1,3,4-tiadiazinan-3-ilo con actividad agonista del receptor EP4 |
Country Status (13)
| Country | Link |
|---|---|
| US (2) | US10988468B2 (es) |
| EP (1) | EP3733665B1 (es) |
| JP (1) | JP6896106B2 (es) |
| KR (1) | KR102446027B1 (es) |
| CN (1) | CN111511736B (es) |
| AU (1) | AU2018396402C1 (es) |
| CA (1) | CA3086662C (es) |
| ES (1) | ES2929799T3 (es) |
| MX (1) | MX2020006307A (es) |
| PH (1) | PH12020500556A1 (es) |
| PL (1) | PL3733665T3 (es) |
| PT (1) | PT3733665T (es) |
| WO (1) | WO2019131582A1 (es) |
Families Citing this family (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| PL3733665T3 (pl) * | 2017-12-25 | 2023-02-06 | Asahi Kasei Pharma Corporation | Związki zawierające ugrupowanie 2-okso-1,3,4-tiadiazynan-3-ylowe mające aktywność agonisty receptora EP4 |
| US11471508B2 (en) | 2019-05-09 | 2022-10-18 | The Feinstein Institutes For Medical Research | HMGB1 antagonist treatment of diabetic peripheral neuropathy |
| IL322277A (en) | 2019-05-09 | 2025-09-01 | Feinstein Institutes For Medical Research | Thio-semicarbazide compounds and their use |
| US11883461B2 (en) | 2019-05-09 | 2024-01-30 | The Feinstein Institutes For Medical Research | HMGB1 antagonist treatment of severe sepsis |
| CN111440141A (zh) * | 2020-05-20 | 2020-07-24 | 安徽泽升科技有限公司 | 一种羟甲基取代芳杂环类化合物的制备方法 |
| CN111718353B (zh) * | 2020-08-04 | 2023-02-10 | 许昌恒生制药有限公司 | 一种磷酸西格列汀的制备方法 |
Family Cites Families (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| AU2001290250A1 (en) | 2000-09-21 | 2002-04-02 | Ono Pharmaceutical Co. Ltd. | Ep4 receptor agonists containing 8-azaprostaglandin derivatives as the active ingredient |
| EA200300379A1 (ru) * | 2000-11-27 | 2003-08-28 | Пфайзер Продактс Инк. | Селективные агонисты рецептора ep4 в лечении остеопороза |
| PL215425B1 (pl) | 2001-07-16 | 2013-12-31 | Ono Pharmaceutical Co | Pochodna pirolidonu, srodek farmaceutyczny zawierajacy te pochodna i jej zastosowanie |
| JP4273407B2 (ja) | 2001-07-23 | 2009-06-03 | 小野薬品工業株式会社 | Ep4アゴニストを有効成分とする骨量低下疾患の治療剤 |
| AU2002340282B2 (en) | 2001-10-23 | 2007-08-09 | Merck Serono Sa | Pyrazolidinone compounds as ligands of the prostaglandin EP2 and/or EP4 receptors |
| US7053085B2 (en) | 2003-03-26 | 2006-05-30 | Merck & Co. Inc. | EP4 receptor agonist, compositions and methods thereof |
| CA2511255C (en) | 2003-01-10 | 2009-04-07 | F. Hoffmann-La Roche Ag | 2-piperidone derivatives as prostaglandin agonists |
| US6747037B1 (en) | 2003-06-06 | 2004-06-08 | Allergan, Inc. | Piperidinyl prostaglandin E analogs |
| WO2005053707A1 (ja) | 2003-12-05 | 2005-06-16 | Ono Pharmaceutical Co., Ltd. | 馬尾神経組織血流増加剤 |
| US7858610B2 (en) | 2004-08-10 | 2010-12-28 | Ono Pharmaceutical Co., Ltd. | Preventive and/or remedy for lower urinary tract diseases containing EP4 agonist |
| US7531533B2 (en) | 2005-01-27 | 2009-05-12 | Asahi Kasei Pharma Corporation | 6-Membered heterocyclic compound and use thereof |
| CA2596003C (en) * | 2005-01-27 | 2012-12-18 | Asahi Kasei Pharma Corporation | Six-membered heterocyclic compound and use thereof |
| JP5040650B2 (ja) | 2005-06-03 | 2012-10-03 | 小野薬品工業株式会社 | 神経再生および/または保護剤 |
| EP1912957A4 (en) * | 2005-08-03 | 2009-05-13 | Merck Frosst Canada Ltd | EP4 RECEPTOR AGONIST, COMPOSITIONS AND METHODS |
| EP1912977A4 (en) * | 2005-08-03 | 2009-10-21 | Merck Frosst Canada Ltd | EP4 RECEPTOR AGONIST, COMPOSITIONS AND METHODS |
| PT2989098T (pt) | 2013-03-15 | 2017-08-16 | Cayman Chemical Co Inc | Compostos de lactama como agonistas selectivos do receptor ep4 para uso no tratamento de doenças e condições mediadas por ep4 |
| PL3733665T3 (pl) * | 2017-12-25 | 2023-02-06 | Asahi Kasei Pharma Corporation | Związki zawierające ugrupowanie 2-okso-1,3,4-tiadiazynan-3-ylowe mające aktywność agonisty receptora EP4 |
-
2018
- 2018-12-25 PL PL18893819.5T patent/PL3733665T3/pl unknown
- 2018-12-25 PH PH1/2020/500556A patent/PH12020500556A1/en unknown
- 2018-12-25 MX MX2020006307A patent/MX2020006307A/es unknown
- 2018-12-25 AU AU2018396402A patent/AU2018396402C1/en active Active
- 2018-12-25 EP EP18893819.5A patent/EP3733665B1/en active Active
- 2018-12-25 CA CA3086662A patent/CA3086662C/en active Active
- 2018-12-25 CN CN201880083367.0A patent/CN111511736B/zh active Active
- 2018-12-25 PT PT188938195T patent/PT3733665T/pt unknown
- 2018-12-25 KR KR1020207014350A patent/KR102446027B1/ko active Active
- 2018-12-25 JP JP2019561689A patent/JP6896106B2/ja active Active
- 2018-12-25 ES ES18893819T patent/ES2929799T3/es active Active
- 2018-12-25 WO PCT/JP2018/047450 patent/WO2019131582A1/ja not_active Ceased
- 2018-12-25 US US16/333,510 patent/US10988468B2/en active Active
-
2021
- 2021-03-04 US US17/192,614 patent/US11667630B2/en active Active
Also Published As
| Publication number | Publication date |
|---|---|
| US10988468B2 (en) | 2021-04-27 |
| JP6896106B2 (ja) | 2021-06-30 |
| RU2020120817A3 (es) | 2022-01-27 |
| AU2018396402C1 (en) | 2021-03-18 |
| EP3733665B1 (en) | 2022-09-28 |
| US20210188837A1 (en) | 2021-06-24 |
| MX2020006307A (es) | 2020-09-17 |
| AU2018396402A1 (en) | 2020-07-09 |
| US20200347046A1 (en) | 2020-11-05 |
| US11667630B2 (en) | 2023-06-06 |
| CN111511736B (zh) | 2023-03-24 |
| WO2019131582A1 (ja) | 2019-07-04 |
| KR20200073265A (ko) | 2020-06-23 |
| CA3086662C (en) | 2022-01-25 |
| CN111511736A (zh) | 2020-08-07 |
| PL3733665T3 (pl) | 2023-02-06 |
| CA3086662A1 (en) | 2019-07-04 |
| EP3733665A1 (en) | 2020-11-04 |
| PT3733665T (pt) | 2022-10-21 |
| PH12020500556A1 (en) | 2021-04-19 |
| AU2018396402B2 (en) | 2020-10-29 |
| RU2020120817A (ru) | 2022-01-27 |
| EP3733665A4 (en) | 2021-06-02 |
| KR102446027B1 (ko) | 2022-09-21 |
| JPWO2019131582A1 (ja) | 2021-01-14 |
| BR112020012405A2 (pt) | 2020-11-24 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP3733665B1 (en) | 2-oxo-1,3,4-thiadiazinan-3-yl moiety containing compounds with ep4 receptor agonist activity | |
| JP5635493B2 (ja) | 新規エストロゲン受容体リガンド | |
| ES2295128T3 (es) | Derivados de bencimidazol como inhibidores de quimasa humana. | |
| ES2641478T3 (es) | Derivados de 3-acetilamino-1-(fenil-heteroaril-aminocarbonil o fenil-heteroaril-carbonilamino)benceno para el tratamiento de trastornos hiperproliferativos | |
| JP5746185B2 (ja) | 三置換1h−ピロール類と、芳香族スペーサーおよびヘテロ芳香族スペーサーとに同時に基づく新規ヒストンデアセチラーゼ阻害剤 | |
| US10562912B2 (en) | Heterocyclic derivatives and use thereof | |
| WO2004031118A1 (ja) | Lpa受容体拮抗剤 | |
| ES2396741T3 (es) | Nuevo derivado de pirrol que tiene un grupo ureído y un grupo aminocarbonilo como sustituyentes | |
| PT1024138E (pt) | Derivados de pirazole | |
| CA2825172A1 (en) | Indole derivative and pharmacologically acceptable salt of same | |
| EA014470B1 (ru) | Индолсульфонамидные модуляторы рецепторов прогестерона | |
| WO2004002530A1 (ja) | 慢性疾患治療剤 | |
| BRPI0924126A2 (pt) | composto heterocíclico bicíclico | |
| AU2008233553A1 (en) | Indole derivative having cPLA2 inhibitory activity, use of the same and method for producing the same | |
| US7534805B2 (en) | Imidazole derivatives, their preparation and their use as medicaments | |
| CA3214469A1 (en) | Abhd6 antagonist | |
| JP5687704B2 (ja) | 新規エストロゲン受容体リガンド | |
| RU2772958C2 (ru) | Содержащие азот 6-членные циклические соединения | |
| BR112020012405B1 (pt) | Composto cíclico de 6 membros contendo nitrogênio | |
| WO2006106914A1 (ja) | ピリミジニルアルキルチオ基を有する新規環式化合物 | |
| JP2004517893A (ja) | 中枢神経系の障害の治療のためのイソインドリルおよびイソキノリニルアロイルピロール化合物 | |
| KR20130077775A (ko) | 4-티오피라졸 유도체 또는 이의 약학적으로 허용가능한 염, 이의 제조방법 및 이를 유효성분으로 함유하는 이상지질혈증의 예방 또는 치료용 약학적 조성물 | |
| CN102321034A (zh) | 硫代苯二氮卓类化合物及其作为药物的用途 |