ES2955961T3 - Anticuerpos anti-ntb-a y composiciones y métodos relacionados - Google Patents
Anticuerpos anti-ntb-a y composiciones y métodos relacionados Download PDFInfo
- Publication number
- ES2955961T3 ES2955961T3 ES16818762T ES16818762T ES2955961T3 ES 2955961 T3 ES2955961 T3 ES 2955961T3 ES 16818762 T ES16818762 T ES 16818762T ES 16818762 T ES16818762 T ES 16818762T ES 2955961 T3 ES2955961 T3 ES 2955961T3
- Authority
- ES
- Spain
- Prior art keywords
- antibody
- occupied
- sec
- drug conjugate
- ntb
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
- C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans
- C07K16/28—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants
- C07K16/2803—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans against receptors, cell surface antigens or cell surface determinants against the immunoglobulin superfamily
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6801—Drug-antibody or immunoglobulin conjugates defined by the pharmacologically or therapeutically active agent
- A61K47/6803—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates
- A61K47/6811—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates the drug being a protein or peptide, e.g. transferrin or bleomycin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/62—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being a protein, peptide or polyamino acid
- A61K47/65—Peptidic linkers, binders or spacers, e.g. peptidic enzyme-labile linkers
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6801—Drug-antibody or immunoglobulin conjugates defined by the pharmacologically or therapeutically active agent
- A61K47/6803—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates
- A61K47/68031—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates the drug being an auristatin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6801—Drug-antibody or immunoglobulin conjugates defined by the pharmacologically or therapeutically active agent
- A61K47/6803—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates
- A61K47/68035—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates the drug being a pyrrolobenzodiazepine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6835—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment the modifying agent being an antibody or an immunoglobulin bearing at least one antigen-binding site
- A61K47/6851—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment the modifying agent being an antibody or an immunoglobulin bearing at least one antigen-binding site the antibody targeting a determinant of a tumour cell
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K2039/505—Medicinal preparations containing antigens or antibodies comprising antibodies
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K39/00—Medicinal preparations containing antigens or antibodies
- A61K2039/57—Medicinal preparations containing antigens or antibodies characterised by the type of response, e.g. Th1, Th2
- A61K2039/572—Medicinal preparations containing antigens or antibodies characterised by the type of response, e.g. Th1, Th2 cytotoxic response
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K2121/00—Preparations for use in therapy
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/20—Immunoglobulins specific features characterized by taxonomic origin
- C07K2317/24—Immunoglobulins specific features characterized by taxonomic origin containing regions, domains or residues from different species, e.g. chimeric, humanized or veneered
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/30—Immunoglobulins specific features characterized by aspects of specificity or valency
- C07K2317/33—Crossreactivity, e.g. for species or epitope, or lack of said crossreactivity
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/50—Immunoglobulins specific features characterized by immunoglobulin fragments
- C07K2317/56—Immunoglobulins specific features characterized by immunoglobulin fragments variable (Fv) region, i.e. VH and/or VL
- C07K2317/567—Framework region [FR]
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/70—Immunoglobulins specific features characterized by effect upon binding to a cell or to an antigen
- C07K2317/73—Inducing cell death, e.g. apoptosis, necrosis or inhibition of cell proliferation
- C07K2317/732—Antibody-dependent cellular cytotoxicity [ADCC]
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K2317/00—Immunoglobulins specific features
- C07K2317/90—Immunoglobulins specific features characterized by (pharmaco)kinetic aspects or by stability of the immunoglobulin
- C07K2317/92—Affinity (KD), association rate (Ka), dissociation rate (Kd) or EC50 value
Landscapes
- Health & Medical Sciences (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Life Sciences & Earth Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Immunology (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Animal Behavior & Ethology (AREA)
- Epidemiology (AREA)
- Organic Chemistry (AREA)
- Molecular Biology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Cell Biology (AREA)
- Biophysics (AREA)
- Genetics & Genomics (AREA)
- Biochemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicines Containing Antibodies Or Antigens For Use As Internal Diagnostic Agents (AREA)
- Peptides Or Proteins (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Medicinal Preparation (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Preparation Of Compounds By Using Micro-Organisms (AREA)
Abstract
Se describen anticuerpos, incluidos conjugados de fármaco-anticuerpo, que se unen específicamente a NTB-A. También se describen métodos para usar los anticuerpos anti-NTB-A para detectar o modular la actividad de (por ejemplo, inhibir la proliferación de) una célula que expresa NTB-A, así como para diagnóstico o tratamiento de enfermedades o trastornos (por ejemplo, cáncer). asociado con células que expresan NTB-A, como el mieloma múltiple, el linfoma no Hodgkin y la leucemia mieloide aguda. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Anticuerpos anti-ntb-a y composiciones y métodos relacionados
Descripción
Antecedentes
La NTB-A, una glicoproteína de membrana de tipo I de un único paso también denominada SLAMF6, es un miembro de la superfamilia de inmunoglobulinas (Ig-SF, por sus siglas en inglés) que pertenece a la subfamilia CD2/SLAM. Ver, p. ej., Bottino y col., J. Exp. Med. 194:235-246, 2001. La NTB-A se caracteriza, en su porción extracelular, por un dominio tipo V del N-terminal seguido de un dominio tipo C2, mientras que la porción intracitoplasmática contiene tres motivos basados en tirosina: dos motivos de mechón del inmunorreceptor basados en tirosina (ITSM, por sus siglas en inglés; TxYxxV/I) y un motivo de inhibición del inmunorreceptor basado en tirosina clásico (ITIM, por sus siglas en inglés; I/V/L/SxYxxL). Ver id. A través de sus motivos ITSM, la NTB-A se asocia con el dominio SH2 de la proteína SH2D1A asociada a SLAM y el transcrito activado de sarcoma de Ewing (EAT, por sus siglas en inglés) 2 relacionado. Ver Bottino y col., indicado anteriormente; Wang y col., Eur. J. Immunol. 34:1663-1672, 2004; Ver Flaig y col., J. Immunol. 172:6524-6527, 2004.
La NTB-A se expresa en células citolíticas naturales (NK, por sus siglas en inglés), células T similares a NK, células T, monocitos, células dendríticas, células B y eosinófilos. Ver Salar JD. y col., Immunology Letters 129-136, 2011; Matesanz-Isabel y col., Immunology Letters 104-112, 2011; Munitz y col., Journal of Immunology 174:110-118, 2005; Bottino y col., Journal of Experimental Medicine 194(3):235-246; 2001. La NTB-A puede funcionar a través de interacciones homotípicas (es decir, como un autoligando), y se ha demostrado que actúa como un regulador positivo de las funciones de las células NK a través de la señalización, lo que induce la citotoxicidad de las células NK. Ver, p. ej., ver Bottino y col., indicado anteriormente; Falco y col., indicado anteriormente; Flaig et al., indicado anteriormente. También se ha demostrado que la NTB-A se expresa en células B de pacientes con leucemia linfocítica crónica (CLL, por sus siglas en inglés) y linfoma de células B. Ver Korver y col., British Journal of Haematology 137:307-318, 2007. WO/2014 100740 describe anticuerpos dirigidos a la NTB-A humana.
La invención se define en las reivindicaciones. Cualquier referencia en la descripción a los métodos de tratamiento se refiere a los compuestos, composiciones farmacéuticas y medicamentos de la presente invención para usar en un método para el tratamiento del cuerpo humano (o animal) mediante terapia (o para el diagnóstico).
Breve descripción de las figuras
La Figura 1 muestra una alineación de secuencia de la región variable de cadena pesada de 20F3 de ratón, la secuencia humanizada con CDR de ratón (en el recuadro) en un aceptor humano sin retromutaciones y variantes humanizadas, HA-HE. Las CDR son según lo definido por Kabat.
La Figura 2 muestra una alineación de secuencia de la región variable de cadena ligera de 20F3 de ratón, la secuencia humanizada con CDR de ratón (en el recuadro) en un aceptor humano sin retromutaciones y variantes humanizadas, LA-LD. Las CDR son según lo definido por Kabat.
La Figura 3 muestra los resultados de un estudio de xenoinjerto diseminado de mieloma múltiple en la línea celular MM.1R en ratones NSG. La dosis se indica en la figura. La ADC es un conjugado de anticuerpo-fármaco de 20F3 humanizado y PBD
La Figura 4 muestra los resultados de un estudio de xenoinjerto diseminado de mieloma múltiple en la línea celular U-266 en ratones NSG. La dosis se indica en la figura. La ADC es un conjugado de anticuerpo-fármaco de 20F3 humanizado y PBD
La Figura 5 muestra los resultados de un estudio de xenoinjerto diseminado de mieloma múltiple en la línea celular EJM en ratones NSG. La dosis se indica en la figura. La ADC es un conjugado de anticuerpo-fármaco de 20F3 humanizado y PBD
La Figura 6 muestra los resultados de un estudio de xenoinjerto subcutáneo de AML en la línea celular HNT-34 en ratones SKID. La dosis se indica en la figura. La ADC es un conjugado de anticuerpo-fármaco de 20F3 humanizado y PBD
La Figura 7 muestra los resultados de un estudio de xenoinjerto diseminado de mieloma múltiple en la línea celular MM.1R en ratones NSG. La dosis se indica en la figura. La ADC es un conjugado de anticuerpo-fármaco de 20F3 humanizado y auristatina.
La Figura 8 muestra los resultados de un estudio de xenoinjerto diseminado de mieloma múltiple en la línea celular U-266 en ratones NSG. La dosis se indica en la figura. Las ADC son ambos conjugados de anticuerpofármaco de 20F3 humanizado y auristatina.
La Figura 9 muestra los resultados de un estudio de xenoinjerto diseminado por mieloma múltiple en la línea celular EJM en ratones NSG. La dosis se indica en la figura. Las ADC son ambos conjugados de anticuerpofármaco de 20F3 humanizado y auristatina.
La Figura 10 muestra los resultados de un estudio de xenoinjerto subcutáneo de AML en la línea celular HNT-34 en ratones SKID. La dosis se indica en la figura. Las ADC son ambos conjugados de anticuerpo-fármaco de 20F3 humanizado y auristatina.
La Figura 11 muestra los resultados de un estudio de xenoinjerto subcutáneo de linfoma no hodkiniano en la línea celular Raji en ratones SCID. La dosis se indica en la figura. Las ADC son ambos conjugados de anticuerpofármaco de 20F3 humanizado y auristatina.
La Figura 12 muestra los resultados de un estudio de xenoinjerto subcutáneo de linfoma no hodkiniano en la línea celular WSU-DLCL2 en ratones SCID. La dosis se indica en la figura. Las ADC son ambos conjugados de anticuerpo-fármaco de 20F3 humanizado y auristatina.
Definiciones
Un “ conjugado de anticuerpo-fármaco” se refiere a un anticuerpo conjugado de con un agente citotóxico o un agente citostático. Típicamente, los conjugados de anticuerpo-fármaco se unen a un antígeno diana (p. ej., NTB-A) en una superficie celular seguido de la internalización del conjugado de anticuerpo-fármaco en la célula y la liberación del fármaco.
[0005] Un “ polipéptido” o “ cadena polipeptídica” es un polímero de residuos de aminoácidos unidos por enlaces peptídicos, ya sean producidos naturalmente o sintéticamente. Los polipéptidos de menos de aproximadamente 10 residuos de aminoácidos se denominan comúnmente “ péptidos” .
Una “ proteína” es una macromolécula que comprende una o más cadenas polipeptídicas. Una proteína también puede comprender componentes no peptídicos, tales como grupos carbohidrato. Pueden añadirse carbohidratos y otros sustituyentes no peptídicos a una proteína por la célula en la que se produce la proteína, y variarán según el tipo de célula. Las proteínas se definen en la presente memoria en términos de sus estructuras de cadena principal de aminoácidos; Los sustituyentes tales como grupos carbohidrato generalmente no se especifican, pero aun así pueden estar presentes.
Los términos “ amino-terminal” y “ carboxilo-terminal” denotan posiciones dentro de polipéptidos. Cuando el contexto lo permite, estos términos se usan con referencia a una secuencia o porción particular de un polipéptido para indicar proximidad o posición relativa. Por ejemplo, un carboxilo-terminal colocado en una determinada secuencia a una secuencia de referencia dentro de un polipéptido se ubica proximal al extremo carboxilo de la secuencia de referencia, pero no está necesariamente en el terminal carboxilo del polipéptido completo.
El término “ anticuerpo” indica proteínas de inmunoglobulina producidas por el cuerpo en respuesta a la presencia de un antígeno y que se une al antígeno, así como a fragmentos de unión a antígeno y variantes modificadas de los mismos. Por lo tanto, el término “ anticuerpo” incluye, por ejemplo, anticuerpos monoclonales intactos (p. ej., anticuerpos producidos usando la tecnología de hibridoma) y fragmentos de anticuerpo de unión a antígeno, tales como F (ab')2 y fragmentos Fab. Los anticuerpos y fragmentos intactos modificados genéticamente, tales como anticuerpos quiméricos, anticuerpos humanizados, fragmentos Fv monocatenarios, anticuerpos monocatenario, diacuerpos, minicuerpos, anticuerpos lineales, multivalentes o multiespecíficos (p. ej., anticuerpos biespecíficos), y similares también se incluyen. Por lo tanto, el término “ anticuerpo” se usa de manera expandible para incluir cualquier proteína que comprende un sitio de unión a antígeno de un anticuerpo y es capaz de unirse específicamente a su antígeno. El término “ anticuerpo” también incluye un anticuerpo por sí mismo (“ anticuerpo desnudo” ) o un anticuerpo conjugado de con un fármaco citostático o citotóxico.
El término “ anticuerpos genéticamente modificados” significa anticuerpos en los que la secuencia de aminoácidos se ha variado de la de un anticuerpo nativo. Debido a la relevancia de las técnicas de ADN recombinante en la generación de anticuerpos, no es necesario limitar las secuencias de aminoácidos que se encuentran en los anticuerpos naturales; los anticuerpos pueden rediseñarse para obtener las características deseadas. Las posibles variaciones son muchas y varían desde el cambio de solo uno o unos pocos aminoácidos al rediseño completo de, por ejemplo, la región variable o constante. Los cambios en la región constante se hacen, en general, para mejorar o alterar las características tales como, p. ej., fijación del complemento, interacción con las células y otras funciones efectoras. Típicamente, los cambios en la región variable se hacen para mejorar las características de unión al antígeno, mejorar la estabilidad de la región variable o reducir el riesgo de inmunogenicidad.
Un “ sitio de unión a antígeno de un anticuerpo” es esa porción de un anticuerpo que es suficiente para unirse a su antígeno. La región mínima tal es típicamente un dominio variable o una variante modificada genéticamente del mismo. Los sitios de unión de dominio único pueden generarse a partir de anticuerpos de camélido (ver Muyldermans y Lauwereys, J. Mol. Recog. 12:131-140, 1999; Nguyen y col., Em BO J. 19:921-930, 2000) o de dominios VH de otras especies para producir anticuerpos de dominio único (“ dAb” ; ver Ward y col., Nature 341:544-546, 1989; patente US-6.248.516 de Winter y col.). Comúnmente, un sitio de unión a antígeno de un anticuerpo comprende tanto un dominio
variable de cadena pesada (VH) como un dominio variable de cadena ligera (VL) que se une a un epítopo común. Dentro del contexto de la presente invención, un anticuerpo puede incluir uno o más componentes además de un sitio de unión a antígeno, tal como, por ejemplo, un segundo sitio de unión a antígeno de un anticuerpo (que puede unirse al mismo epítopo o uno diferente o al mismo antígeno o uno diferente), un enlazador peptídico, una región constante de inmunoglobulina, una bisagra de inmunoglobulina, una hélice anfipática (ver Pack y Pluckthun, Biochem. 31:1579-1584, 1992), un enlazador no peptídico, un oligonucleótido (ver Chauri y col., FEBS Letters 450:23-26, 1999), un fármaco citostático o citotóxico y similares, y puede ser una proteína monomérica o multimérica. Los ejemplos de moléculas que comprenden un sitio de unión a antígeno de un anticuerpo son conocidos en la técnica e incluyen, por ejemplo, Fv, Fv monocatenario (scFv), Fab, Fab', F(ab')2, F(ab)c, diacuerpos, minicuerpos, nanocuerpos, fusiones de Fab-scFv, (scFv)4-IgG biespecífico y (scFv)2-Fab biespecífico. (Ver, p. ej., Hu y col., Cancer Res. 56:3055-3061, 1996; Atwell y col., Molecular Immunology 33:1301-1312, 1996; Carter y Merchant, Curr. Opin. Biotechnol. 8:449-454, 1997; Zuo y col., Protein Engineering 13:361-367, 2000; y Lu y col., J. Immunol. Methods 267:213-226, 2002.)
El término “ inmunoglobulina” se refiere a una proteína que consiste en uno o más polipéptidos sustancialmente codificados por gen(es) de inmunoglobulina. Una forma de inmunoglobulina constituye la unidad estructural básica de anticuerpos nativos (es decir, anticuerpos naturales) en vertebrados. Esta forma es un tetrámero y consiste en dos pares idénticos de cadenas de inmunoglobulina, teniendo cada par una cadena ligera y una cadena pesada. En cada par, las regiones variables de cadena ligera y pesada (VL y VH) en conjunto son principalmente responsables de la unión a un antígeno, y las regiones constantes son principalmente responsables de las funciones efectoras del anticuerpo. Se han identificado cinco clases de proteína inmunoglobulina (IgG, IgA, IgM, IgD e IgE) en vertebrados superiores. La IgG comprende la clase principal; normalmente existe como la segunda proteína más abundante encontrada en el plasma. En seres humanos, la IgG consiste en cuatro subclases, designadas IgG1, IgG2, IgG3 e IgG4. Cada cadena pesada de inmunoglobulina posee una región constante que consiste en dominios de proteína de región constante (CH1, bisagra, CH2 y CH3; IgG3 también contiene un dominio CH4) que son esencialmente invariables para una subclase dada en una especie. Las secuencias de ADN que codifican cadenas de inmunoglobulina humana y no humana son conocidas en la técnica. (Ver, p. ej., Ellison y col., DNA 1:11-18, 1981; Ellison y col., Nucleic Acids Res. 10:4071-4079, 1982; Kenten y col., Proc. Natl. Acad. Sci. USA 79:6661-6665, 1982; Seno et al., Nuc. Acids Res. 11:719-726, 1983; Riechmann y col., Nature 332:32 3-327, 1988; Amster y col., Nuc. Acids Res. 8:2055-2065, 1980; Rusconi y Kohler, Nature 314:330-334, 1985; Boss y col., Nuc. Acids Res.
12:3791-3806, 1984; Bothwell y col., Nature 298:380-382, 1982; van der Loo y col., Immunogenetics 42:333-341, 1995; Karlin y col., J. Mol. Evol. 22:195-208, 1985; Kindsvogel y col., DNA 1:335-343, 1982; Breiner y col., Gene 18:165-174, 1982; Wang y col., Eur. J. Immunol. 23:245-249, 1993; y núm. de acceso a GenBank J00228.) Para una revisión de la estructura y función de la inmunoglobulina, ver Putnam, The Plasma Proteins, Vol V, Academic Press, Inc., 49-140, 1987; y Padlan, Mol. Immunol. 31:169-217, 1994. El término “ inmunoglobulina” se usa en la presente memoria para su significado común, que indica un anticuerpo intacto, sus cadenas componentes o fragmentos de cadenas, dependiendo del contexto.
Las “ cadenas ligeras” de inmunoglobulina de longitud completa (aproximadamente 25 kDa o 214 aminoácidos) se codifican por un gen de región variable en el amino-terminal (que codifica aproximadamente 110 aminoácidos) y por un gen de región constante kappa o lambda en el carboxilo-terminal. Las “ cadenas pesadas” de inmunoglobulina de longitud completa (aproximadamente 50 kDa o 446 aminoácidos) se codifican por un gen de región variable (que codifica aproximadamente 116 aminoácidos) y un gen de región constante gamma, mu, alfa, delta o épsilon (que codifica aproximadamente 330 aminoácidos), definiendo este último el isotipo del anticuerpo como IgG, IgM, IgA, IgD o IgE, respectivamente. Dentro de las cadenas ligeras y pesadas, las regiones variables o constantes están unidas por una región “ J” de aproximadamente 12 o más aminoácidos, y la cadena pesada también incluye una región “ D” de aproximadamente 10 aminoácidos más. (Ver generalmente, Fundamental Immunology (Paul, ed., Raven Press, N.Y., 2da ed. 1989), cap. 7).
Una región variable de cadena ligera o pesada de inmunoglobulina (también denominada en la presente memoria “ dominio variable de cadena ligera” (“ dominio VL” ) o “ dominio variable de cadena pesada” (“ dominio VH” ), respectivamente) consiste en una región “ marco” interrumpida por tres “ regiones determinantes de complementariedad” o “ CDR” Las regiones marco sirven para alinear las c Dr para la unión específica a un epítopo de un antígeno. Por lo tanto, el término “ CDR” se refiere a los residuos de aminoácidos de un anticuerpo que son principalmente responsables de la unión a antígeno. Desde el amino-terminal hasta el carboxilo-terminal, ambos dominios VL y VH comprenden las siguientes regiones marco (FR) y CDR FR1, CDR1, FR2, CDR2, FR3, CDR3, FR4. La asignación de aminoácidos a cada dominio de región variable es según las definiciones de Kabat, Sequences of Proteins of Immunological Interest (National Institutes of Health, Bethesda, MD, 1987 and 1991). Kabat también proporciona una convención de numeración ampliamente usada (numeración Kabat) en la que a los residuos correspondientes entre diferentes cadenas pesadas o entre diferentes cadenas ligeras se les asigna el mismo número. Las CDR 1, 2 y 3 de un dominio VL también se denominan en la presente memoria, respectivamente, CDR-L1, CDR-L2 y CDR-L3; Las CDR 1, 2 y 3 de un dominio VH también se denominan en la presente memoria, respectivamente, CDR-H1, CDR-H2 y CDR-H3. Si se observa de esta manera, la asignación de CDR puede ser según IMGT® (Lefranc y col., Developmental & Comparative Immunology 27:55-77; 2003) en lugar de Kabat.
A menos que el contexto indique lo contrario, el término “ anticuerpo monoclonal” no se limita a los anticuerpos producidos a través de la tecnología de hibridoma. El término “ anticuerpo monoclonal” se refiere a un anticuerpo
que se deriva de un único clon, que incluye cualquier clon eucariota, procariota o de fago, y no el método por el cual se produce. Los anticuerpos descritos en la presente descripción son anticuerpos monoclonales.
El término “ dominio VH humanizado” o “ dominio VL humanizado” se refiere a un dominio VH o VL de inmunoglobulina que comprende algunas o todas las CDR completamente o sustancialmente de una inmunoglobulina donante no humana (p. ej., un ratón o una rata) y secuencias marco del dominio variable completamente o sustancialmente de secuencias de inmunoglobulina humana. La inmunoglobulina no humana que proporciona las CDR se llama la “ donante” , y la inmunoglobulina humana que proporciona el marco se llama la “ aceptora” . En algunos casos, los anticuerpos humanizados retendrán algunos residuos no humanos dentro de las regiones marco de dominio variable humano para mejorar las características de unión adecuadas (p. ej., pueden requerirse mutaciones en los marcos para preservar la afinidad de unión cuando un anticuerpo se humaniza).
Un “ anticuerpo humanizado” es un anticuerpo que comprende uno o ambos de un dominio VH humanizado y un dominio VL humanizado. No es necesario que las regiones constantes de inmunoglobulina estén presentes, pero si lo están, las mismas serán completa o sustancialmente de regiones constantes de inmunoglobulina humana.
Una CDR de un anticuerpo humanizado es “ sustancialmente de” una CDR correspondiente de un anticuerpo no humano cuando al menos el 60 %, al menos el 85 %, al menos el 90 %, al menos el 95 % o el 100 % de los residuos correspondientes (según la definición de Kabat [o IMGT]) son idénticos entre las CDR respectivas. En particular variaciones de un dominio VH o VL humanizado en el que las CDR son sustancialmente de una inmunoglobulina no humana, las CDR del dominio VH o VL humanizado no tienen más de seis (p. ej., no más de cinco, no más de cuatro, no más de tres, no más de dos o más de una) sustituciones de aminoácidos (preferentemente sustituciones conservadoras) en las tres CDR con respecto a las CDR VH o VL no humanas correspondientes. Las secuencias marco de región variable de un dominio VH o VL de anticuerpo o, si está presente, una secuencia de una región constante de inmunoglobulina, son “ sustancialmente de” una secuencia marco de VH o VL humana o una región constante humana, respectivamente, cuando al menos aproximadamente el 80 %, al menos el 85 %, al menos el 90 %, al menos el 95 % o el 100 % de los residuos correspondientes definidos por Kabat son idénticos. Por lo tanto, todas las partes de un anticuerpo humanizado, excepto las CDR, proceden completamente o sustancialmente de partes correspondientes de secuencias de inmunoglobulina humana natural.
Los anticuerpos se proporcionan típicamente en forma aislada. Esto significa que un anticuerpo es típicamente al menos 50 % p/p puro de proteínas interferentes y otros contaminantes que surgen de su producción o purificación, pero no excluye la posibilidad de que el anticuerpo se combine con un exceso de portador(es) farmacéuticamente aceptable(s) u otro vehículo destinado a facilitar su uso. A veces, los anticuerpos son al menos 60 %, 70 %, 80 %, 90 %, 95 o 99 % p/p puro de proteínas y contaminantes interferentes de la producción o purificación. Los anticuerpos, incluyendo los anticuerpos aislados, pueden conjugarse con agentes citotóxicos y proporcionarse como conjugados de fármaco y anticuerpos.
La unión específica de un anticuerpo monoclonal a su antígeno diana significa una afinidad de al menos 106, 107, 108, 109, o 1010 M-1. La unión específica es detectablemente mayor en magnitud y puede distinguirse de la unión no específica que se produce al menos a un objetivo no relacionado. La unión específica puede ser el resultado de la formación de enlaces entre los grupos funcionales particulares o ajustes espaciales particulares (p. ej., tipo llave y cerradura), mientras que la unión no específica es generalmente el resultado de las fuerzas de van der Waals.
El término “ epítopo” se refiere a un sitio en un antígeno al que se une un anticuerpo. Un epítopo puede formarse con aminoácidos contiguos o no contiguos yuxtapuestos por plegamiento terciario de una o más proteínas. Los epítopos formados a partir de aminoácidos contiguos se retienen típicamente tras la exposición a solventes desnaturalizantes mientras que los epítopos formados por plegamiento terciario se pierden típicamente en el tratamiento con solventes desnaturalizantes. Un epítopo incluye típicamente al menos 3, y más usualmente, al menos 5 o 8-10 aminoácidos en una conformación espacial única. Los métodos para determinar la conformación espacial de los epítopos incluyen, por ejemplo, cristalografía de rayos x y resonancia magnética nuclear bidimensional. Ver, p. ej., Epitope Mapping Protocols, en Methods in Molecular Biology, Vol. 66, Glenn E. Morris, Ed. (1996).
Los anticuerpos que reconocen epítopos iguales o superpuestos pueden identificarse en un inmunoensayo simple que muestra la capacidad de un anticuerpo para competir con la unión de otro anticuerpo a un antígeno diana. El epítopo de un anticuerpo también puede definirse mediante cristalografía de rayos X del anticuerpo unido a su antígeno para identificar los residuos de contacto. Alternativamente, dos anticuerpos tienen el mismo epítopo si todas las mutaciones de aminoácidos en el antígeno que reducen o eliminan la unión de un anticuerpo reducen o eliminan la unión del otro (siempre que tales mutaciones no produzcan una alteración global en la estructura de antígeno). Dos anticuerpos tienen epítopos superpuestos si algunas mutaciones de aminoácidos que reducen o eliminan la unión de un anticuerpo reducen o eliminan la unión del otro.
La competencia entre anticuerpos se determina mediante un ensayo en el que un anticuerpo bajo prueba inhibe la unión específica de un anticuerpo de referencia a un antígeno común (ver, p. ej., Jungans y col., Cancer Res. 50:1495, 1990). Un anticuerpo de prueba compite con un anticuerpo de referencia si un exceso de un anticuerpo de prueba inhibe la unión del anticuerpo de referencia. La competencia se evalúa según el formato proporcionado en los ejemplos.
Los anticuerpos identificados por el ensayo de competencia (anticuerpos competidores) incluyen anticuerpos que se unen al mismo epítopo que el anticuerpo de referencia y anticuerpos que se unen a un epítopo adyacente suficientemente próximo al epítopo unido por el anticuerpo de referencia para que ocurra un impedimento estérico. Los anticuerpos identificados por el ensayo de competencia también incluyen aquellos que compiten indirectamente con un anticuerpo de referencia provocando un cambio conformacional en la proteína diana, evitando de esta manera la unión del anticuerpo de referencia a un epítopo diferente al unido por el anticuerpo de prueba.
Los términos “ unidad de expresión” y “ casete de expresión” se usan indistintamente en la presente memoria e indican un segmento de ácido nucleico que codifica un polipéptido de interés y es capaz de proporcionar la expresión del segmento de ácido nucleico en una célula huésped. Una unidad de expresión típicamente comprende un promotor de la transcripción, un marco de lectura abierto que codifica el polipéptido de interés y un terminador de la transcripción, todo en la configuración operable. Además de un promotor y terminador transcripcionales, una unidad de expresión puede incluir adicionalmente otros segmentos de ácido nucleico tales como, p. ej., un potenciador o una señal de poliadenilación.
El término “vector de expresión” , como se usa en la presente memoria, se refiere a una molécula de ácido nucleico, lineal o circular, que comprende una o más unidades de expresión. Además de una o más unidades de expresión, un vector de expresión también puede incluir segmentos de ácido nucleico adicionales tales como, por ejemplo, uno o más orígenes de replicación o uno o más marcadores seleccionables. Los vectores de expresión se derivan generalmente del plásmido o ADN viral, o pueden contener elementos de ambos.
En los anticuerpos u otras proteínas descritas en la presente memoria, la referencia a los residuos de aminoácidos correspondientes a los especificados por la sec. con núm. de ident. incluye modificaciones postraduccionales de tales residuos.
El término “ paciente” incluye sujetos humanos y otros mamíferos que reciben tratamiento ya sea profiláctico o terapéutico.
El término “ cantidad efectiva” , en el contexto del tratamiento de un trastorno que expresa NTB-A mediante la administración de un anticuerpo anti-NTB-A como se describe en la presente memoria, se refiere a una cantidad de tal anticuerpo que es suficiente para inhibir la aparición o mejorar uno o más síntomas del trastorno que expresa NTB-A. Una cantidad efectiva de un anticuerpo se administra en un “ régimen efectivo” El término “ régimen efectivo” se refiere a una combinación de la cantidad de anticuerpo que se administra y la frecuencia de dosificación adecuada para lograr el tratamiento profiláctico o terapéutico del trastorno.
Para los fines de clasificar las sustituciones de aminoácidos como conservadoras o no conservadoras, las siguientes sustituciones de aminoácidos se consideran sustituciones conservadoras: serina sustituida por treonina, alanina o asparagina; treonina sustituida por prolina o serina; asparagina sustituida por ácido aspártico, histidina o serina; ácido aspártico sustituido por ácido glutámico o asparagina; ácido glutámico sustituido por glutamina, lisina o ácido aspártico; glutamina sustituida por arginina, lisina o ácido glutámico; histidina sustituida por tirosina o asparagina; arginina sustituida por lisina o glutamina; metionina sustituida por isoleucina, leucina o valina; isoleucina sustituida por leucina, valina, o metionina; leucina sustituida por valina, isoleucina, o metionina; fenilalanina sustituida por tirosina o triptófano; tirosina sustituida por triptófano, histidina o fenilalanina; prolina sustituida por treonina; alanina sustituida por serina; lisina sustituida por ácido glutámico, glutamina o arginina; valina sustituida por metionina, isoleucina, o leucina; y triptófano sustituido por fenilalanina o tirosina. Las sustituciones conservadoras pueden significar también sustituciones entre aminoácidos en la misma clase. Las clases son las siguientes: Grupo I (cadenas laterales hidrófobas): met, ala, val, leu, ile; Grupo II (cadenas laterales hidrófilas neutras): cys, ser, thr; Grupo III (cadenas laterales ácidas): asp, glu; Grupo IV (cadenas laterales básicas): asn, gln, his, lys, arg; Grupo V (residuos que influyen en la orientación de la cadena): gly, pro; y Grupo VI (cadenas laterales aromáticas): trp, tyr, phe.
Dos secuencias de aminoácidos tienen “ 100 % de identidad de secuencia de aminoácidos” si los residuos de aminoácidos de las dos secuencias de aminoácidos son iguales cuando se alinean para una correspondencia máxima. Las comparaciones de secuencias se pueden realizar usando programas de software estándar tales como los incluidos en el conjunto informático de bioinformática LASERGENE, producido por DNASTAR (Madison, Wisconsin). Otros métodos para comparar dos secuencias de nucleótidos o aminoácidos mediante la determinación de una alineación óptima son bien conocidos por los expertos en la técnica. (Ver, p. ej., Peruski and Peruski, The Internet and the New Biology: Tools for Genomic and Molecular Research (ASM Press, Inc. 1997); Wu y col. (eds.), “ Information Superhighway and Computer Databases of Nucleic Acids and Proteins,” en Methods in Gene Biotechnology 123-151 (CRC Press, Inc. 1997); Bishop (ed.), Guide to Human Genome Computing [2.° ed., Academic Press, Inc. 1998].) Se considera que dos secuencias de aminoácidos tienen “ identidad de secuencia sustancial” si las dos secuencias tienen al menos 80 %, al menos 85 %, al menos 90 % o al menos 95 % de identidad de secuencia entre sí.
El porcentaje de identidades de secuencia se determina con secuencias de anticuerpos alineadas al máximo por la convención de numeración de Kabat. Después de la alineación, si un dominio de anticuerpo sujeto (p. ej., el dominio variable completo de una cadena pesada o ligera) se compara con la misma región de un anticuerpo de referencia, el porcentaje de identidad de secuencia entre el sujeto y las regiones de anticuerpo de referencia es el número de posiciones ocupadas por el mismo aminoácido tanto en el sujeto como en la región de anticuerpo de
referencia dividido por el número total de posiciones alineadas de las dos regiones, con espacios sin contar, multiplicados por 100 para convertir a porcentaje.
Las composiciones o métodos que “ comprenden” uno o más elementos enumerados pueden incluir otros elementos no específicamente enumerados. Por ejemplo, una composición que comprende anticuerpos puede contener el anticuerpo solo o en combinación con otros ingredientes.
La designación de un rango de valores incluye todos los números enteros dentro o definiendo el rango.
Una función efectora del anticuerpo se refiere a una función aportada por una región Fc de una Ig. Tales funciones pueden ser, por ejemplo, citotoxicidad celular dependiente de anticuerpos, fagocitosis celular dependiente de anticuerpos o citotoxicidad dependiente del complemento. Tal función puede efectuarse, por ejemplo, mediante la unión de una región Fc a un receptor Fc en una célula inmunitaria con actividad fagocítica o lítica o mediante la unión de una región Fc a componentes del sistema del complemento. Típicamente, el efecto(s) mediado(s) por las células de unión a Fc o los componentes del complemento resultan en la inhibición y/o el agotamiento de la célula dirigida a NTB-A. Las regiones Fc de los anticuerpos pueden reclutar células que expresan el receptor Fc (FcR) y yuxtaponerlas con células diana recubiertas con anticuerpos. Las células que expresan FcR de superficie para IgG, que incluyen FcyRIII (CD16), FcyRRII (CD32) y FcyRIII (CD64) pueden actuar como células efectoras para la destrucción de células recubiertas con IgG. Tales células efectoras incluyen monocitos, macrófagos, células citolíticas naturales (NK), neutrófilos y eosinófilos. El acoplamiento de FcyR por IgG activa la citotoxicidad celular dependiente de anticuerpos (ADCC, por sus siglas en inglés) o la fagocitosis celular dependiente de anticuerpos (ADCP, por sus siglas en inglés). La ADCC está mediada por células efectoras CD16+ a través de la secreción de proteínas y proteasas formadoras de poros de membrana, mientras que la fagocitosis está mediada por células efectoras CD32+ y CD64+ (ver Fundamental Immunology, 4a ed., Paul ed., Lippincott-Raven, NY, 1997, Capítulos 3, 17 y 30; Uchida y col., J. Exp. Med. 199:1659-69, 2004; Akewanlop y col., Cancer Res.
61:4061-65, 2001; Watanabe y col., Breast Cancer Res. Treat. 53:199-207, 1999). Además de ADCC y ADCP, las regiones Fc de los anticuerpos unidos a células también pueden activar la trayectoria clásica del complemento para provocar citotoxicidad dependiente del complemento (CDC, por sus siglas en inglés). C1q del sistema del complemento se une a las regiones Fc de los anticuerpos cuando se complejan con antígenos. La unión de C1q a los anticuerpos unidos a células puede iniciar una cascada de eventos que implican la activación proteolítica de C4 y C2 para generar la convertasa C3. La escisión de C3 a C3b por la C3 convertasa permite la activación de componentes del complemento terminal que incluyen C5b, C6, C7, C8 y C9. En conjunto, estas proteínas forman poros complejos de ataque a membrana en las células recubiertas con anticuerpo. Estos poros alteran la integridad de la membrana celular, destruyen la célula diana (ver Immunobiology, 6.a ed., Janeway y col., Garland Science, N. Y., 2005, Capítulo 2).
[0034] El término “ citotoxicidad celular dependiente de anticuerpos” , o “ADCC” , es un mecanismo para inducir la muerte celular que depende la interacción de células diana recubiertas de anticuerpos con células inmunitarias que poseen actividad lítica (también denominadas células efectoras). Tales células efectoras incluyen células citolíticas naturales, monocitos/macrófagos y neutrófilos. Las células efectoras se unen a una región Fc de Ig unida a las células diana a través de sus sitios de combinación de antígenos. La muerte de la célula diana recubierta con anticuerpo se produce como resultado de la actividad de la célula efectora.
El término “ fagocitosis celular dependiente de anticuerpos” , o “ ADCP” , se refiere al proceso mediante el cual las células recubiertas con anticuerpo se internalizan, ya sea en su totalidad o parcialmente, por las células fagocíticas inmunitarias (p. ej., macrófagos, neutrófilos y células dendríticas) que se unen a una región Fc de la Ig.
El término “ citotoxicidad dependiente del complemento” o “ CDC” se refiere a un mecanismo para inducir la muerte celular en el que una región Fc de un anticuerpo unido a diana activa una serie de reacciones enzimáticas que culminan en la formación de agujeros en la membrana celular diana. Típicamente, los complejos de antígeno-anticuerpo tales como los de células diana recubiertas de anticuerpos se unen y activan el componente del complemento C1q que a su vez activa la cascada del complemento que conduce a la muerte de la célula diana. La activación del complemento también puede resultar en la deposición de componentes del complemento en la superficie de la célula diana que facilitan la ADCC mediante la unión de los receptores del complemento (p. ej., CR3) en leucocitos.
Un “ efecto citotóxico” se refiere al agotamiento, eliminación y/o destrucción de una célula diana. Un “ agente citotóxico” se refiere a un agente que tiene un efecto citotóxico en una célula. Los agentes citotóxicos pueden conjugarse con un anticuerpo o administrarse en combinación con un anticuerpo.
Un “ efecto citostático” se refiere a la inhibición de la proliferación celular. Un “ agente citostático” se refiere a un agente que tiene un efecto citostático en una célula, lo que inhibe de esta manera el crecimiento y/o expansión de un subconjunto específico de células. Los agentes citostáticos pueden conjugarse con un anticuerpo o administrarse en combinación con un anticuerpo.
El término “ farmacéuticamente aceptable” significa aprobado o aceptado por una agencia reguladora del gobierno federal o estatal o que figura en la farmacopea de los EE. UU. u otra farmacopea generalmente reconocida para usar en animales, y más particularmente en humanos. El término “ ingrediente farmacéuticamente compatible” se
refiere a un diluyente, adyuvante, excipiente o vehículo farmacéuticamente aceptable con el que se formula un anticuerpo anti-NTB-A.
La frase “ sal farmacéuticamente aceptable” se refiere a sales orgánicas o inorgánicas farmacéuticamente aceptables. Las sales ilustrativas incluyen sales de sulfato, citrato, acetato, oxalato, cloruro, bromuro, yoduro, nitrato, bisulfato, fosfato, fosfato ácido, isonicotinato, lactato, salicilato, citrato ácido, tartrato, oleato, tanato, pantotenato, bitartrato, ascorbato, succinato, maleato, gentisinato, fumarato, gluconato, glucuronato, sacarato, formiato, benzoato, glutamato, metanosulfonato, etanosulfonato, bencenosulfonato, p toluenosulfonato y pamoato (es decir, 1,1' bis -(2 hidroxi 3 naftoato) de metileno). Una sal farmacéuticamente aceptable puede involucrar la inclusión de otra molécula, como un ion acetato, un ion succinato u otro contraión. El contraión puede ser cualquier resto orgánico o inorgánico que estabiliza la carga en el compuesto original. Además, una sal farmacéuticamente aceptable puede tener más de un átomo cargado en su estructura. Los casos en los que múltiples átomos cargados son parte de la sal farmacéuticamente aceptable pueden tener múltiples contraiones. Por lo tanto, una sal farmacéuticamente aceptable puede tener uno o más átomos cargados y/o uno o más contraiones.
A menos que sea evidente por el contexto, cuando un valor se expresa como “ alrededor de” X o “ aproximadamente” X, se entenderá que el valor indicado de X es preciso a ±10 %.
La glicosilación depende de la célula huésped usada para expresar el anticuerpo. Debido a que el tipo de célula usado para la expresión de anticuerpos recombinantes como agentes terapéuticos potenciales rara vez es la célula nativa, se pueden producir variaciones significativas en el patrón de glicosilación de los anticuerpos entre anticuerpos expresados de forma recombinante en células no nativas y anticuerpos de las mismas secuencias primarias de cadena pesada y ligera expresadas en sus células nativas. Las líneas celulares de mamífero de origen roedor (tales como SP2/0, CHO o BHK) son capaces de conferir una glicosilación que tiene cierta similitud con una glicosilación humana. Sin embargo, pueden faltar algunos componentes humanos (tales como la sialilación enlazada a 2,6) y una cantidad de otros componentes que no se encuentran normalmente en seres humanos pueden estar presentes, tales como terminales ácidos siálicos que normalmente no existen en células humanas (NeuGc, por ejemplo) o galactosa terminal unida a otra galactosa de una manera que generalmente está ausente en las células humanas (estructuras Gal-Gal). Las IgG recombinantes expresadas en células CHO generalmente están menos galactosiladas en comparación con las inmunoglobulinas recombinantes expresadas en células de mieloma de ratón. Por consiguiente, las IgG recombinantes producidas en células CHO pueden contener niveles más altos de glucanos G0 en comparación con las rIgG producidas en líneas celulares de mieloma de ratón.
La estructura de glicosilación de los anticuerpos se puede analizar mediante técnicas convencionales de análisis de carbohidratos, que incluyen cromatografía de lectina, RMN, espectrometría de masas, HPLC, cromatografía de permeación en gel, análisis de composición de monosacárido, digestión enzimática secuencial y cromatografía de intercambio aniónico de alto rendimiento con detección amperométrica pulsada, que usa cromatografía de intercambio aniónico de alto pH para separar oligosacáridos basados en carga. Los métodos para liberar oligosacáridos para fines analíticos incluyen el tratamiento enzimático (comúnmente realizado usando péptido-N-glucosidasa Hendo-betagalactosidasa), la eliminación usando el entorno alcalino severo para liberar las estructuras principalmente unidas a O, y los métodos químicos que usan hidrazina anhidra para liberar los oligosacáridos enlazados a N y O.
Por lo tanto, el patrón de glicosilación de un anticuerpo expresado de forma recombinante puede ser característico del tipo de célula en la que se realiza la expresión (p. ej., CHO) y distinguiblemente diferente por cualquiera de las técnicas anteriores de otros tipos de células particularmente células de otras especies, tales como ratón y humano.
Los solvatos en el contexto de la invención son aquellas formas de los compuestos de la invención que forman un complejo en estado sólido o líquido a través de la coordinación con moléculas solventes. Los hidratos son una forma específica de solvatos, en la que la coordinación se lleva a cabo con agua. Los solvatos preferidos en el contexto de la presente invención son hidratos.
Descripción detallada
I. General
La invención proporciona, entre otros, anticuerpos 20F3 que se unen específicamente a NTB-A, así como formas quiméricas, enchapadas y humanizadas de los mismos. También se proporcionan anticuerpos que compiten por la unión con los anticuerpos 20F3 o se unen al mismo epítopo que el anticuerpo 20F3. Los anticuerpos son útiles, p. ej., para el tratamiento y diagnóstico de diversos cánceres que expresan NTB-A, así como para detectar NTB-A (p. ej., detección de expresión de NTB-A en células). También se proporcionan métodos para tales tratamientos, diagnósticos y detección de NTB-A usando anticuerpos de la invención, que incluyen anticuerpos desnudos y anticuerpos conjugados.
II. Moléculas diana
A menos que se indique lo contrario, NTB-A significa una NTB-A humana. Se asigna una secuencia humana a manera de ejemplo, sec. con núm. de ident.:1 (Swiss Prot Q96DU3). Se conocen cuatro isoformas variantes de
empalme. La región extracelular madura está unida por los residuos 22-226 de Q96DU3. Un dominio extracelular más corto en la isoterma 4 tiene el dominio C2 y dos motivos ITSM, y carece de los residuos 18-121, que incluyen el dominio de inmunoglobulina.
A menos que sea evidente por el contexto, la referencia a NTB-A significa al menos un dominio extracelular de la proteína según la proteína completa distinta de un péptido señal escindible (aminoácidos 1-21 de Q96DU3).
La NTB-A de cynomolgus (sec. con núm. de ident.: 2) (cyno-NTB-A) tiene una identidad de aminoácido 84,6 % y una similitud de aminoácido 93,3 % con NTB-A humana (sec. con núm. de ident.: 1).
III. Anticuerpos
A. Especificidad de unión y propiedades funcionales
La memoria descriptiva se refiere, entre otros, al anticuerpo de ratón designado como las formas 20F3, y quiméricas, recubiertas y humanizadas del anticuerpo 20F3, así como anticuerpos que compiten con el anticuerpo 20F3 para unirse a NTB-A y anticuerpos que se unen al mismo epítopo que el anticuerpo 20F3. El anticuerpo 20F3 se une a la forma canónica de NTB-A humana (sec. con núm. de ident.: 1), isoforma 4 humana y a NTB-A de mono cynomolgus. Estas características de unión sugieren que su epítopo se encuentra fuera del segmento de NTB-A ausente en la isoforma 4 (dentro de los residuos 128-226) y en un epítopo que se conserva total o sustancialmente entre formas humanas y de cynomolgus de NTB-A.
El anticuerpo humanizado HDLD 20F3 tiene una Kd para la isoforma-1 de NTB-A humana en células Ramos de aproximadamente 2 nM. Otras formas humanizadas del anticuerpo 20F3 tienen preferentemente una Kd sustancialmente igual o dentro de un factor de 2, 3 o 5 veces que del anticuerpo 20F3 HDLD. El anticuerpo HDLD humanizado tiene una EC50 para NTB-A humana en células de Ramos de aproximadamente 12 nM en un ensayo de competición de unión a antígeno. Algunos anticuerpos humanizados tienen una EC50 dentro de un factor de 2, 3, 5 o 6 de la del anticuerpo 20F3 humanizado HDLD. Los anticuerpos 20F3 humanizados preferidos se unen al mismo epítopo y/o compiten con 20F3 murino para la unión a NTB-A humano. Aquí, como en otra parte en esta solicitud, las CE50 y las Kd pueden medirse según los métodos de los Ejemplos.
B Anticuerpos humanizados
Un anticuerpo humanizado es un anticuerpo genéticamente modificado en el que las CDR de un anticuerpo “ donador” no humano se injertan en las secuencias de anticuerpos “ aceptores” humanos (ver, p. ej., Queen, US-5.530.101 y 5.585.089; Winter, US-5.225.539; Carter, US-6.407.213; Adair, US-5.859.205; y Foote, US-6.881.557). Las secuencias de anticuerpos aceptores pueden ser, por ejemplo, una secuencia de anticuerpos humanos maduros, un compuesto de tales secuencias, una secuencia de consenso de las secuencias de anticuerpos humanos o una secuencia de la región de línea germinal. Las secuencias aceptoras humanas se pueden seleccionar para un alto grado de identidad de secuencia en los marcos de la región variable con secuencias donantes para igualar formas canónicas entre las CDR aceptoras y donantes entre otros criterios. La secuencia aceptora adecuada para las cadenas pesadas de 20F3 incluye IGHV7-4-1-IGHJ6. Por lo tanto, un anticuerpo humanizado es un anticuerpo que tiene las CDR completa o esencialmente de un anticuerpo donador y secuencias marco de la región variable y las regiones constantes, si están presentes, completa o esencialmente de las secuencias de anticuerpos humanos. De manera similar, una cadena pesada humanizada tiene usualmente las tres CDR completa o sustancialmente de una cadena pesada del anticuerpo donador, y una secuencia marco de la región variable de la cadena pesada y la región constante de la cadena pesada, si está presente, sustancialmente de las secuencias marco de la región variable de la cadena pesada humana y de región constante. De manera similar, una cadena ligera humanizada tiene usualmente las tres CDR completa o sustancialmente de una cadena ligera del anticuerpo donador, y una secuencia marco de la región variable de la cadena ligera y la región constante de la cadena ligera, si está presente, sustancialmente de las secuencias marco de la región variable de la cadena ligera humana y de región constante. Una CDR en un anticuerpo humanizado es sustancialmente de una CDR correspondiente en un anticuerpo no humano cuando al menos 80 %, 85 %, 90 %, 95 % o 100 % de los residuos correspondientes (según lo definido por Kabat) son idénticos entre las respectivas CDR. Las secuencias marco de la región variable de una cadena de anticuerpos o la región constante de una cadena de anticuerpos son sustancialmente de una secuencia marco de la región variable humana o región constante humana, respectivamente, cuando al menos 80 %, 85 %, 90 %, 95 % o 100 % de los residuos correspondientes definidos por Kabat son idénticos.
Aunque los anticuerpos humanizados frecuentemente incorporan las seis CDR (preferentemente según lo definido por Kabat o IMGT®) de un anticuerpo de ratón, también pueden hacerse con menos de la totalidad de las CDR (p. ej., al menos 3, 4 o 5) CDR de un anticuerpo de ratón (p. ej., Pascalis y col., J. Immunol. 169:3076, 2002; Vajdos y col., Journal of Molecular Biology, 320: 415-428, 2002; Iwahashi y col., Mol. Immunol. 36:1079-1091, 1999; Tamura y col, Journal of Immunology, 164:1432-1441, 2000).
Ciertos aminoácidos de los residuos del marco de la región variable humana pueden seleccionarse para la sustitución en función de su posible influencia en la conformación de la CDR y/o unión al antígeno. La investigación de tales posibles
influencias es mediante el modelado, el examen de las características de los aminoácidos en ubicaciones particulares, o la observación empírica de los efectos de la sustitución o mutagénesis de aminoácidos particulares.
Por ejemplo, cuando un aminoácido difiere entre un residuo estructural de la región variable murina y un residuo estructural de la región variable humana seleccionado, el aminoácido estructural humano puede sustituirse por el aminoácido estructural equivalente del anticuerpo de ratón cuando se espera razonablemente que el aminoácido:
(1) no se une covalentemente al antígeno directamente,
(2) es adyacente a una región CDR,
(3) interactúa de otra cualquier manera con una región CDR (p. ej., está dentro de aproximadamente 6 A de una región CDR);
(4) media la interacción entre las cadenas pesada y ligera, o
(5) es el resultado de la mutación somática en la cadena de ratón.
(6) es un sitio de glicosilación.
Los residuos marco de las clases (1)-(3) a veces se denominan alternativamente residuos canónicos y vernier. Los residuos marco que definen la clase canónica de los bucles de CDR del donante que determinan la conformación de un bucle CDR a veces se denominan residuos canónicos (Chothia y Lesk, J. Mol. Biol. 196, 901-917 (1987), Thornton y Martin J. Mol. Biol., 263, 800-815, 1996). Una capa de residuos marco que soportan conformaciones de bucle de unión a antígeno desempeñan un papel en el ajuste fino del ajuste de un anticuerpo contra el antígeno a veces se denominan residuos vernier (Foote y Winter, 1992, J Mol Bio. 224, 487-499).
La invención proporciona el anticuerpo 20F3 y las formas humanizadas, quiméricas y recubiertas de la misma. La invención proporciona formas humanizadas del anticuerpo 20F3 de ratón que incluye cinco regiones variables maduras de cadena pesada humanizadas ilustradas (HA, HB, HC, HD y HE) (sec. con núm. de ident.: 5-9) y cuatro cadenas ligeras humanizadas ilustradas (LA, LB, LC y LD) (sec. con núm. de ident.: 15-18) que pueden combinarse en diferentes permutaciones con unión adecuada. De estas permutaciones, se prefiere HDLD porque tiene la mejor combinación de propiedades de unión y un número aceptable de retromutaciones. HDLD también retuvo la unión al cyno-NTB-A. HDLD también tiene un buen rendimiento en el cultivo celular y demuestra poca agregación. Otras combinaciones con CE50 dentro de un factor de la del 20F3 de ratón y menos retromutaciones que HDLD incluyen HCL, HCL, HDLB y HELB.
La invención proporciona formas humanizadas del anticuerpo 20F3 murino en donde el anticuerpo comprende las 3 CDR de cadena pesada de la sec. con núm. de ident.: 3 y las 3 CDR de cadena ligera de la sec. con núm. de ident.: 13 en donde las CDR son como se definen por Kabat. La invención también proporciona formas humanizadas del anticuerpo 20F3 murino en donde el anticuerpo comprende las 3 CDR de cadena pesada de la sec. con núm. de ident.: 3 y las 3 CDR de cadena ligera de la sec. con núm. de ident.: 13 en donde las CDR son como se definen por IMGT. Las CDR de cadena pesada de Kabat son como se establecen en las sec. con núms. de ident.: 10-12 y las CDR de cadena ligera de Kabat son como se establecen en las sec. con núms. de ident.: 19-21. Las CDR de cadena pesada de IMGT® son como se establecen en la sec. con núms. de ident.: 22-24 y las CDR de cadena ligera de IMGT® son como se establecen en las sec. con núms. de ident.: 25-27.
La invención proporciona formas humanizadas del anticuerpo 20F3 murino en donde la región estructural de la cadena ligera se deriva de la secuencia donante de la línea germinal humana vhIGKV3-11 y exón hIGKJ4 y la cadena pesada se deriva de la secuencia donante de la línea germinal humana hIGHV7-4-1 y exón hIGHJ6. Por consiguiente, los anticuerpos humanizados descritos en la presente memoria pueden humanizarse usando la secuencia donante de la línea germinal humana hIGKV3-11 y exón hIGKJ4 para la región variable de la cadena ligera y la secuencia donante de la línea germinal humana IGHV7-4-1 y exón hIGHJ6 para la región variable de la cadena pesada. Las CDR pueden ser según lo definido por Kabat o IMGT.
La invención proporciona variantes del anticuerpo humanizado HDLD en el que la región variable madura de la cadena pesada humanizada muestra al menos 80 %, 85 %, 90 %, 95 %, 96 %, 97 %, 98 % o 99 % de identidad con la sec. con núm. de ident.:8 y la región variable madura de la cadena ligera humanizada muestra al menos 80 %, 85 %, 90 %, 95 %, 96 %, 97 %, 98 % o 99 % de identidad de secuencia con la sec. con núm. de ident.:18. Preferentemente, en tales anticuerpos se conservan algunas o todas las retromutaciones en HDLD. En algunos anticuerpos, al menos 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11 o todas las 12 de las siguientes posiciones de marcos de la región variable están ocupadas según lo especificado: H2 ocupado por I, H44 ocupado por D, H46 ocupado por K, H73 ocupado por K, H76 ocupado por N, L1 ocupado por Q, L5 ocupado por S, L21 ocupado por M, L46 ocupado por P, L47 ocupado por W, L58 ocupado por V, L71 ocupado por Y; la numeración se realiza a través del sistema de numeración de Kabat. Las regiones CDR de tales anticuerpos humanizados son preferentemente sustancialmente idénticas a las regiones CDR de HDLD según se define por Kabat, las cuales son las mismas que las del anticuerpo donante de ratón. En una realización, el anticuerpo humanizado comprende una cadena pesada que comprende las 3 CDR de la sec. con núm. de ident.:8 y los marcos de
región variable con al menos un 95 % de identidad con las regiones estructurales de la región variable de la sec. con núm. de ident.:8. En otra realización, el anticuerpo humanizado comprende una cadena ligera que comprende las 3 CDR de la sec. con núm. de ident.: 18 y los marcos de región variable con al menos un 95 % de identidad con las regiones estructurales de la región variable de la sec. con núm. de ident.: 18.
La invención proporciona variantes del anticuerpo humanizado HDLD en el que la región variable madura de la cadena pesada humanizada muestra al menos 80 %, 85 %, 90 %, 95 %, 96 %, 97 %, 98 % o 99 % de identidad con la sec. con núm. de ident.:8 y la región variable madura de la cadena ligera humanizada muestra al menos 80 %, 85 %, 90 %, 95 %, 96 %, 97 %, 98 % o 99 % de identidad de secuencia con la sec. con núm. de ident.:18. En algunos anticuerpos, las siguientes posiciones de marcos de la región variable están ocupadas según lo especificado: H2 ocupado por I, H38 ocupado por R o K, H44 ocupado por D o G, H46 ocupado por K o E, H68 ocupado por V o A, H73 ocupado por K, H76 ocupado por N o S, H91 ocupado por Y o F, L1 ocupado por Q o E, L5 ocupado por S o T, L21 ocupado por M o L, L46 ocupado por P, L47 ocupado por W, L58 ocupado por V o I, Y L71 ocupado por Y; la numeración se realiza a través del sistema de numeración de Kabat. Las regiones CDR de tales anticuerpos humanizados son preferentemente sustancialmente idénticas a las regiones CDR de HDLD según se define por Kabat, las cuales son las mismas que las del anticuerpo donante de ratón. En una realización, el anticuerpo humanizado comprende una cadena pesada que comprende las 3 CDR de la sec. con núm. de ident.:8 y los marcos de región variable con al menos un 95 % de identidad con las regiones estructurales de la región variable de la sec. con núm. de ident.:8. En otra realización, el anticuerpo humanizado comprende una cadena ligera que comprende las 3 CDR de la sec. con núm. de ident.:18 y los marcos de región variable con al menos un 95 % de identidad con las regiones estructurales de la región variable de la sec. con núm. de ident.:18.
En la medida en que los anticuerpos 20F3 humanizados muestran cualquier variación del anticuerpo humanizado HDLD ilustrado, una posibilidad para tal variación adicional son las retromutaciones adicionales en los marcos de la región variable. Cualquiera o todas las posiciones retromutadas en otras regiones variables maduras de cadena pesada o ligera humanizadas ilustradas pueden prepararse (es decir, 1, 2 o la totalidad de 3 de H38 ocupado por K, H68 ocupado por A, H91 ocupado por F) Sin embargo, tales retromutaciones adicionales no se prefieren porque en general no mejoran la afinidad e introducen más residuos de ratón pueden dar un mayor riesgo de inmunogenicidad. Las variantes incluyen HALA, HALB, HALC, HALD, HBLA, HBLB, HBLC, HBLD, HCLA, HCLB, HCLC, HCLD, HDLA, HDLB, HDLC, HELA, HELB, HELC, y HELD.
Otra posible variación es sustituir ciertos residuos en las CDR del anticuerpo de ratón con los residuos correspondientes de las secuencias de CDR humanas, típicamente de las CDR de las secuencias aceptoras humanas usadas en el diseño de los anticuerpos humanizados ilustrados. En algunos anticuerpos, solo parte de las CDR, a saber, el subconjunto de residuos de CDR requeridos para la unión, denominados SDR, se necesitan para retener la unión en un anticuerpo humanizado. Los residuos CDR que no están en contacto con el antígeno y que no se encuentran en las SDR pueden identificarse basados en estudios previos, mediante modelado molecular y/o empíricamente. En tales anticuerpos humanizados en las posiciones en las que uno o más residuos de CDR del donante están ausentes, el aminoácido que ocupa la posición puede ser un aminoácido que ocupa la posición correspondiente en la secuencia del anticuerpo aceptor. El número de tales sustituciones de aminoácidos aceptores por donantes en las CDR que se incluirán refleja un equilibrio de consideraciones competitivas. Dichas sustituciones son potencialmente ventajosas para disminuir el número de aminoácidos de ratón en un anticuerpo humanizado y, en consecuencia, disminuir la inmunogenicidad potencial. Sin embargo, las sustituciones también pueden causar cambios de afinidad, y preferentemente se evitan reducciones significativas en la afinidad.
Aunque no se prefieren, pueden realizarse otras sustituciones de aminoácidos, por ejemplo, en residuos de marco que no están en contacto con las CDR, o incluso algunos aminoácidos de residuos potenciales en contacto con las CDR dentro de las CDR. A menudo, los reemplazos realizados en las secuencias humanizadas variantes son conservadores con respecto a los aminoácidos de HDLD reemplazados. Preferentemente, los reemplazos en relación con HDLD (sean o no conservadores) no tienen un efecto sustancial sobre la afinidad de unión o potencia del mAb humanizado, es decir, su capacidad para unirse a NTB-A humano e inhibir el crecimiento de células cancerosas.
Las variantes típicamente difieren de las secuencias de la región variable madura de cadena pesada y ligera de HLD por un pequeño número (p. ej., típicamente no más de 1, 2, 3, 5 o 10 en la región variable madura de la cadena ligera o cadena pesada, o ambas) de reemplazos, deleciones o inserciones.
Los anticuerpos pueden analizarse para determinar la unión específica mediante métodos convencionales, que incluyen inmunoensayos, que incluyen sistemas de ensayo que usan técnicas tales como eletrotransferencias, radioinmunoensayos, ELISA, inmunoensayos tipo “ sándwich” , ensayos de inmunoprecipitación, ensayos de precipitina, ensayos de precipitación de difusión en gel, ensayos inmunorradiométricos, inmunoensayos fluorescentes, inmunoensayos de proteína A y ensayos de fijación del complemento. Tales ensayos son rutinarios y bien conocidos en la técnica (ver, p. ej., Ausubel y col., eds, 1994, Current Protocols in Molecular Biology, Vol. 1, John Wiley & sons, Inc., Nueva York). El protocolo de unión por saturación en los ejemplos puede usarse para determinar la unión específica.
Cualquiera de los anticuerpos puede seleccionarse para tener la misma especificidad de epítopo o una especificidad superpuesta a la de un anticuerpo ilustrativo, tal como el anticuerpo 20F3 de ratón, mediante un ensayo de unión
competitiva o de cualquier otra manera. La competencia entre anticuerpos se evalúa a partir de la capacidad de un anticuerpo de prueba para competir con un anticuerpo de referencia, aquí el 20F3 de ratón, para la unión específica a NTB-A humano. Un anticuerpo de referencia 20F3 de ratón tiene regiones variables maduras de cadena pesada y ligera de las sec. con núms. de ident.: 3 y 13 y es de isotipo IgG1 kappa. Los anticuerpos preferidos tienen la misma especificidad de epítopo que el anticuerpo 20F3. Los expertos pueden identificar un epítopo unido por un anticuerpo usando una variedad de métodos. Por ejemplo, el barrido de oligopéptidos basado en matriz o el análisis de pepscan usa una genoteca de secuencias oligopéptido a partir de segmentos superpuestos y no superpuestos de un antígeno diana y pruebas de su capacidad para unirse al anticuerpo de interés. Ver, p. ej., Geysen y col., PNAS 81:3998-4002 (1984). Los epítopos no lineales pueden identificarse usando, p. ej., tecnología CLIPS™, una variación de barrido de oligopéptido basado en la matriz. Ver, p. ej., Timmerman y col., Open Vaccine J. 2:56-67 (2009). La proteína de antígeno también puede mutagenizarse y a continuación usarse para evaluar la unión por el anticuerpo de interés. La proteína sistemática dirigida al sitio se puede usar o se puede preparar una genoteca de mutaciones y se puede usar para cribar la unión de anticuerpos. Las genotecas de mutación se pueden adquirir de, p. ej., Integral Molecular. Se puede usar MS de intercambio de hidrógeno/deuterio amida para identificar epítopos. Los antígenos de interés se colocan en agua deuterada y se marcan con deuterones. Después, la proteína se digiere con una proteasa y los fragmentos peptídicos resultantes se someten a análisis de espectrometría de masas. El antígeno también se evalúa en presencia de un anticuerpo y las diferencias en el etiquetado de los fragmentos peptídicos indican áreas de unión del anticuerpo.
IV. Selección de la región constante
Los anticuerpos anti-NTBA que comprenden un dominio VH y/o VL pueden unirse a al menos una porción de una región constante de inmunoglobulina (p. ej., una región constante de inmunoglobulina humana). Por ejemplo, algunos anticuerpos anti-NTB-A comprenden una primera y segunda cadenas polipeptídicas, donde la primera cadena polipeptídica comprende un dominio VH como se describe en la presente memoria unido a al menos una porción de una región constante de cadena pesada de inmunoglobulina y la segunda cadena polipeptídica comprende un dominio VL como se describe en la presente memoria unido a al menos una porción de una región constante de cadena ligera de inmunoglobulina. Típicamente, el dominio VH o VL se une por el amino-terminal a una región constante de inmunoglobulina o porción de la misma. En particular variaciones de un anticuerpo que comprende una primera y una segunda cadenas polipeptídicas, la primera y segunda cadenas polipeptídicas tienen una estructura de dominio correspondiente a las cadenas pesadas y ligeras de un anticuerpo nativo intacto, p. ej., una primera cadena polipeptídica (pesada) que tiene el amino-terminal a la estructura de dominio carboxilo-terminal de VH-CH1-bisagra-CH2-CH3 y una segunda cadena polipeptídica (ligera) que tiene el amino-terminal a la estructura de dominio carboxilo-terminal de VL-CL.
Algunos anticuerpos anti-NTB-A son anticuerpos monocatenarios que comprenden un dominio VH, un dominio VL y al menos una porción de una región constante de inmunoglobulina (p. ej., una región constante de cadena pesada que carece de un dominio CH1) unida dentro de una cadena polipeptídica única. Por ejemplo, los dominios VH y VL pueden construirse como un Fv monocatenario (scFv) en una orientación VH/VL o VL/VH (amino-terminal/carboxilo-terminal), con el scFv unido (típicamente amino-terminal) a una región constante de la cadena pesada, tal como, p. ej., una región constante que comprende los dominios CH2 y CH3 pero que carecen del dominio CH1. El scFv se une típicamente a la región constante a través de un enlazador tal como, por ejemplo, un enlazador derivado de una región bisagra de inmunoglobulina.
La elección de la región constante puede depender, en parte, de si se desea la citotoxicidad celular dependiente de anticuerpos, la fagocitosis celular dependiente de anticuerpos y/o la citotoxicidad dependiente del complemento. Por ejemplo, los isótopos humanos IgG1 e IgG3 tienen una fuerte citotoxicidad dependiente del complemento, el isotipo humano IgG2 tiene una citotoxicidad débil dependiente del complemento y la IgG4 humana carece de citotoxicidad dependiente del complemento. Las IgG1 e IgG3 humanas también inducen funciones efectoras mediadas por células más fuertes que las IgG2 e IgG4 humanas. Las regiones constantes de la cadena ligera pueden ser lambda o kappa. Las regiones constantes de la cadena pesada y ligera ilustrativas son proporcionadas por las sec. con núms. de ident.: 27, 28 y 29. Los anticuerpos pueden expresarse, p. ej., como tetrámeros que contienen dos cadenas ligeras y dos pesadas, como cadenas pesadas separadas, cadenas ligeras, como Fab, Fab', F(ab')2, y Fv, o como anticuerpos monocatenario en los que los dominios variables de cadena pesada y ligera se unen a través de un espaciador. Además, las regiones constantes pueden mutarse, si se desea. En algunos aspectos, una forma mutante de una región constante humana natural tendrá una unión reducida a un receptor Fcy con respecto a la región constante humana natural.
[0071] Las regiones constantes humanas muestran variación alotípica y variación isoalotípica entre los diferentes individuos, es decir, las regiones constantes pueden variar en los diferentes individuos en una o más posiciones polimórficas. Los isoalotipos difieren de los alotipos en que los sueros que reconocen un isoalotipo se unen a una región no polimórfica de uno o más isotipos diferentes.
Uno o varios aminoácidos en el extremo amino o carboxilo de la cadena ligera y/o pesada, tal como la lisina C-terminal de la cadena pesada, pueden faltar o derivatizarse en una proporción o en todas las moléculas. Las sustituciones pueden realizarse en las regiones constantes para reducir o aumentar la función efectora, tal como la citotoxicidad mediada por el complemento o la ADCC (ver, p. ej., Winter y col., patente US-5.624.821; Taso y col., patente US-5.834.597; y Lazar y col., Proc. Natl. Acad. Sci. Us a 103:4005, 2006), o para prolongar la vida media en seres humanos (ver, p. ej., Hinton y col., J. Biol. Chem. 279:6213, 2004).
La sustitución ilustrativa incluye la sustitución del aminoácido nativo por un residuo de cisteína que se introduce en la posición 234, 235, 237, 239, 267, 298, 299, 326, 330 o 332 del aminoácido, preferiblemente una mutación S239C en un isotipo IgG1 humano (US-20100158909; la numeración de la región Fc es según el índice EU). En algunos aspectos, la presencia de un residuo de cisteína adicional permite la formación de enlaces disulfuro intercatenarios. Tal formación de enlace disulfuro intercatenario puede causar impedimento estérico, reduciendo de esta manera la afinidad de la interacción de la región Fc-FcyR. El residuo o residuos de cisteína introducidos en o cerca de la región Fc de una región constante de IgG también pueden servir como sitios para la conjugación con agentes terapéuticos (es decir, acoplar fármacos citotóxicos usando reactivos específicos de tiol tales como derivados maleimídicos de fármacos. La presencia de un agente terapéutico provoca un impedimento estérico, reduciendo de esta manera aún más la afinidad de la interacción de la región Fc-FcyR. Otras sustituciones en cualquiera de las posiciones 234, 235, 236 y/o 237 reducen la afinidad por los receptores Fcy, particularmente el receptor FcyRRI (ver, p. ej., US-6.624.821, US-5.624.821.)
La semivida in vivo de un anticuerpo también puede afectar a sus funciones efectoras. La semivida de un anticuerpo puede aumentarse o disminuirse para modificar sus actividades terapéuticas. El FcRn es un receptor que es estructuralmente similar al antígeno MHC clase I que se asocia no covalentemente con p2-microglobulina. El FcRn regula el catabolismo de las IgG y su transcitosis a través de los tejidos (Ghetie y Ward, Annu. Rev. Immunol.
18:739-766, 2000; Ghetie y Ward, Immunol. Res. 25:97-113, 2002). La interacción IgG-FcRn tiene lugar a pH 6,0 (pH de vesículas intracelulares) pero no a pH 7,4 (pH de la sangre); esta interacción permite que las IgG se reciclen de nuevo a la circulación (Ghetie y Ward, 2000, indicado anteriormente; Ghetie y Ward, 2002, indicado anteriormente). Se ha mapeado la región de la IgG1 humana implicada en la unión del FcRn (Shields y col., J. Biol. Chem. 276:6591-604, 2001). Las sustituciones de alanina en las posiciones Pro238, Thr256, Thr307, Gln311, Asp312, Glu380, Glu382, o Asn434 de IgG1 humana mejoran la unión a FcRn (Shields y col., indicado anteriormente). Las moléculas de IgG1 que albergan estas sustituciones tienen semividas en suero más largas. En consecuencia, estas moléculas de IgG1 modificadas pueden llevar a cabo sus funciones efectoras y, por lo tanto, ejercen sus eficacias terapéuticas, durante un período de tiempo más largo en comparación con la IgG1 no modificada. Otras sustituciones ilustrativas para aumentar la unión a FcRn incluyen una Gln en la posición 250 y/o una Leu en la posición 428. La numeración EU se usa para toda la posición en la región constante.
Los oligosacáridos unidos covalentemente a Asn297 conservado están implicados en la capacidad de la región Fc de una IgG para unirse a FcyR (Lund y col., J. Immunol. 157:4963-69, 1996; Wright y Morrison, Trends Biotechnol. 15:26-31, 1997). La modificación de esta glicoforma en IgG puede mejorar significativamente la ADCC mediada por IgG. Adición de modificaciones de N-acetilglucosamina bisecantes (Umana y col., Nat. Biotechnol.
17:176-180, 1999; Davis y col., Clin. Bioeng. 74:288-94, 2001) a esta glicoforma o eliminación de fucosa (Shields y col., J. Biol. Chem. 277:26733-40, 2002; U. Galili y col., J. Biol. Chem. 278:6591-604, 2003; Niwa y col., Cancer Res. 64:2127-33, 2004) de esta glicoforma son dos ejemplos de modificación de Fc de IgG que mejoran la unión entre Fc de IgG y FcyRR, mejorando de este modo la actividad de ADCC mediada por Ig.
Una sustitución sistémica de los aminoácidos expuestos a solvente de la región Fc de IgG1 humana ha generado variantes de IgG con afinidades de unión a FcyR alteradas (Shields y col., J. Biol. Chem. 276:6591-604, 2001). En comparación con la IgG1 parental, un subconjunto de estas variantes que implica sustituciones en Thr256/Ser298, Ser298/Glu333, Ser298/Lys334, o Ser298/Glu333/Lys334 a Ala demuestra un aumento en la afinidad de unión hacia FcyRr y actividad ADCC (Shields y col., 2001, indicado anteriormente; Okazaki y col., J. Mol. Biol. 336:1239-49, 2004).
La actividad de fijación del complemento de los anticuerpos (tanto la unión a C1q como la actividad de CDC) puede mejorarse mediante sustituciones en Lys326 y Glu333 (Idusogie y col., J. Immunol. 166:2571-2575, 2001). Las mismas sustituciones en una cadena principal de IgG2 humana pueden convertir un isotipo de anticuerpo que se une incorrectamente a C1q y es muy deficiente en la actividad de activación del complemento a uno que puede unirse a C1q y mediar CDC (Idusogie y col., supra). También se han aplicado varios otros métodos para mejorar la actividad de fijación del complemento de los anticuerpos. Por ejemplo, el injerto de una pieza de cola carboxilo-terminal de 18 aminoácidos de IgM en los carboxilo-terminales de la IgG mejora en gran medida su actividad CDC. Esto se observa incluso con IgG4, que normalmente no tiene actividad CDC detectable (Smith y col., J. Immunol. 154:2226-36, 1995). Además, sustituir Ser444 ubicada cerca del carboxilo-terminal de la cadena pesada de IgG1 con Cys indujo la dimerización de cola a cola de IgG1 con un aumento de 200 veces de la actividad de CDC sobre la IgG1 monomérica (Shopes y col., J. Immunol. 148:2918-22, 1992). Además, una construcción de diacuerpo biespecífico con especificidad para C1q también confiere actividad de CDC (Kontermann y col., Nat. Biotech. 15:629-31, 1997).
La actividad del complemento se puede reducir mutando al menos uno de los residuos de aminoácidos 318, 320 y 322 de la cadena pesada a un residuo que tiene una cadena lateral diferente, tal como Ala. Otros residuos no iónicos sustituidos con alquilo, tales como Gly, Ile, Leu o Val, o tales residuos no polares aromáticos como Phe, Tyr, Trp y Pro en lugar de uno cualquiera de los tres residuos también reducen o anulan la unión a C1q. Ser, Thr, Cys y Met pueden usarse en los residuos 320 y 322, pero no en 318, para reducir o anular la actividad de unión a C1q. El reemplazo del residuo 318 (Glu) por un residuo polar puede modificar pero no anular la actividad de unión a C1q. Reemplazar el residuo 297 (Asn) con Ala resulta en la eliminación de la actividad lítica pero solo se reduce ligeramente (aproximadamente tres veces más débil) la afinidad por C1q. Esta alteración destruye el sitio de glicosilación y la presencia de carbohidratos que se requieren para la activación del complemento. Cualquier otra
sustitución en este sitio también destruye el sitio de glicosilación. Las siguientes mutaciones y cualquier combinación de las mismas también reducen la unión a C1q: D270A, K322A, P329A, y P311S (ver WO 06/036291).
La referencia a una región constante humana incluye una región constante con cualquier alotipo natural o cualquier permutación de residuos que ocupan posiciones polimórficas en alotipos naturales. Además, hasta 1, 2, 5 o 10 mutaciones pueden estar presentes en relación con una región constante humana natural, tal como las indicadas anteriormente para reducir la unión del receptor Fcgamma o aumentar la unión a FcRn.
V. Ácidos nucleicos y métodos de producción
La invención proporciona además ácidos nucleicos que codifican cualquiera de los dominios VH y/o VL descritos anteriormente, que incluyen polipéptidos que comprenden los dominios VH y/o VL unidos a segmentos polipeptídicos adicionales tales como, por ejemplo, segmentos polipeptídicos correspondientes a una región constante de inmunoglobulina. Típicamente, los ácidos nucleicos también codifican un péptido señal fusionado con un grupo amino al polipéptido maduro que comprende los dominios VH y/o VL. Las secuencias codificantes en ácidos nucleicos pueden estar en enlace operable con las secuencias reguladoras para asegurar la expresión de las secuencias codificantes, tales como un promotor, potenciador, sitio de unión al ribosoma, señal de terminación de la transcripción y similares. Los ácidos nucleicos pueden aparecer en forma aislada o pueden clonarse en uno o más vectores. Los ácidos nucleicos pueden sintetizarse, por ejemplo, mediante síntesis en estado sólido o PCR de oligonucleótidos superpuestos. Los ácidos nucleicos que codifican tanto un dominio VH como un dominio VL (p. ej., en el contexto de anticuerpos que comprenden cadenas pesadas y ligeras separadas) pueden unirse como un ácido nucleico contiguo, p. ej., dentro de un vector de expresión, o puede separarse, p. ej., cada uno clonado en su propio vector de expresión.
Los anticuerpos anti-NTB-A se producen típicamente mediante la expresión recombinante de uno o más ácidos nucleicos que codifican una o más cadenas de anticuerpos. Los constructos polinucleotídicos recombinantes incluyen típicamente una secuencia de control de expresión unida de forma operable a las secuencias codificantes de una o más cadenas polipeptídicas que comprenden dominios VH y/o VL, que incluyen regiones promotoras asociadas naturalmente o heterólogas. Preferentemente, las secuencias de control de expresión son sistemas promotores eucariotas en vectores capaces de transformar o transfectar las células huésped eucariotas. Una vez que el vector se ha incorporado al huésped apropiado, el huésped se mantiene en condiciones adecuadas para la expresión de alto nivel de las secuencias de nucleótidos y la recolección y purificación de los anticuerpos de reacción cruzada.
Para la expresión de anticuerpos que comprenden la primera y segunda cadenas polipeptídicas (p. ej., cadenas pesadas y ligeras), las dos cadenas polipeptídicas pueden coexpresarse a partir de vectores separados en la célula huésped para la expresión de la molécula de anticuerpo completa. Alternativamente, dos cadenas polipeptídicas pueden coexpresarse a partir de unidades de expresión separadas en el mismo vector en la célula huésped para la expresión de la molécula de anticuerpo completa.
Las células de mamífero son un huésped preferido para expresar segmentos de nucleótidos que codifican inmunoglobulinas o fragmentos de las mismas. Ver Winnacker, From Genes to Clones, (VCH Publisher, Ny, 1987). Se han desarrollado en la materia varias líneas celulares huésped adecuadas capaces de secretar proteínas heterólogas intactas, e incluyen líneas celulares CHO (por ejemplo, DG44), varias líneas celulares COS, células Hela, células HEK293, células L y mielomas que no producen anticuerpos, incluyendo Sp2/0 y NS0. Preferentemente, las células son no humanas. Los vectores de expresión para estas células pueden incluir secuencias de control de la expresión, tales como un origen de replicación, un promotor, un potenciador (Queen y otros, Immunol. Rev. 89:49, 1986), y los sitios de procesamiento de la información necesarios, tales como sitios de unión a ribosomas, sitios de corte y empalme de ARN, sitios de poliadenilación y secuencias terminadoras transcripcionales. Las secuencias de control de expresión preferidas son promotores derivados de genes endógenos, citomegalovirus, SV40, adenovirus, virus del papiloma bovino, y similares. Ver Co y col., J. Immunol. 148:1149, 1992.
Una vez expresados, los anticuerpos pueden purificarse según los procedimientos estándar de la técnica, incluida la purificación por HPLC, la cromatografía en columna, la electroforesis en gel y similares (ver en general, Sopes, Protein Purification [Springer-Verlag, NY, 1982]).
VI. Conjugados de anticuerpo-fármaco
Los anticuerpos anti-NTB-A pueden conjugarse a entidades citotóxicas o porciones citostáticas para formar conjugados de anticuerpo-fármaco (ADC). Las entidades particularmente adecuadas para la conjugación con anticuerpos son los agentes citotóxicos (p. ej., agentes quimioterapéuticos), enzimas convertidoras de profármacos, isótopos o compuestos radiactivos, o toxinas (estas porciones se denominan colectivamente como un agente terapéutico). Por ejemplo, un anticuerpo anti-NTB-A puede conjugarse con un agente citotóxico tal como un agente quimioterapéutico o una toxina (p. ej., un agente citostático o conocida tal como, por ejemplo, abrina, ricina A, exotoxina de pseudomonas o toxina de la difteria). Los ejemplos de clases útiles de agentes citotóxicos incluyen, por ejemplo, ligandos del surco menor de ADN, agentes alquilantes de ADN e inhibidores de tubulina. Los ejemplos de agentes citotóxicos incluyen, por ejemplo, auristatinas, camptotecinas, calicheamicinas, duocarmicinas, etopósidos, maitansinoides (p. ej., DM1, DM2, DM3, DM4), taxanos, benzodiacepinas (p. ej., pirrolo[1,4]benzodiacepinas,
indolinobenzodiacepinas, y, oxazolidinobenzodiacepinas que incluyen dímeros de pirrolo[1,4]benzodiacepina, dímeros de indolinobenzodiacepina y dímeros de oxazolidinobenzodiacepina) y alcaloides vinca.
Un anticuerpo anti-NTB-A puede conjugarse con una enzima convertidora de profármaco. La enzima convertidora de profármaco puede fusionarse de manera recombinante al anticuerpo o conjugarse químicamente con el mismo usando métodos conocidos. Las enzimas convertidoras de profármacos ilustrativas son carboxipeptidasa G2, beta-glucuronidasa, penicilina-V-amidasa, penicilina-G-amidasa, p-lactamasa, p-glucosidasa, nitrorreductasa y carboxipeptidasa A.
Las técnicas para conjugar agentes terapéuticos con proteínas, y en particular con anticuerpos, son bien conocidas. (Ver, p. ej., Alley y col., Current Opinion in Chemical Biology 2010 14:1-9; Senter, Cancer J., 2008, 14(3):154-169.) El agente terapéutico puede conjugarse de una manera que reduce su actividad a menos que se escinda del anticuerpo (por ejemplo, por hidrólisis, por degradación proteolítica o mediante un agente de escisión). En algunos aspectos, el agente terapéutico se une al anticuerpo con un enlazador escindible que es sensible a la escisión en el entorno intracelular de la célula cancerosa que expresa NTB-A pero no es sustancialmente sensible al entorno extracelular, de manera que el conjugado se escinde del anticuerpo cuando se internaliza por la célula cancerosa que expresa NTB-A (p. ej., en el entorno endosomal o, por ejemplo, en virtud de la sensibilidad al pH o la sensibilidad a proteasas, en el entorno lisosomal o en el entorno caveolar). En algunos aspectos, el agente terapéutico, además, puede unirse al anticuerpo con un enlazador no escindible.
Típicamente, la ADC comprenderá una región enlazadora entre el agente citotóxico o citostático y el anticuerpo anti-NTB-A. Como se indicó anteriormente, típicamente, el enlazador puede ser escindible en condiciones intracelulares, de modo que la escisión del enlazador libera el agente terapéutico del anticuerpo en el entorno intracelular (p. ej., dentro de un lisosoma o endosoma o caveola). El enlazador puede ser, p. ej., un enlazador peptidílico que se escinde mediante una peptidasa intracelular o enzima proteasa, que incluye una proteasa lisosómica o endosómica. Los agentes de escisión pueden incluir catepsinas B y D y plasmina (ver, p. ej., Dubowchik y Walker, Pharm. Therapeutics 83:67-123, 1999). Los más típicos son los enlazadores peptidílicos que pueden escindirse mediante enzimas que están presentes en las células que expresan NTB-A. Por ejemplo, puede usarse un enlazador peptidílico que es escindible por la proteasa catepsina B dependiente de tiol, que se expresa altamente en tejido canceroso (p. ej., un enlazador que comprende un péptido Phe-Leu o Val-Cit).
El enlazador escindible puede ser sensible al pH, es decir, sensible a la hidrólisis a ciertos valores de pH. Típicamente, el enlazador sensible al pH es hidrolizable en condiciones ácidas. Por ejemplo, un enlazador lábil a ácidos que es hidrolizable en el lisosoma (p. ej., una hidrazona, semicarbazona, tiosemicarbazona, amida cisaconítica, ortoéster, acetal, cetal o similares). (Ver, p. ej., las Patentes US-5.122.368; 5.824.805; 5.622.929; Dubowchik y Walker, Pharm. Therapeutics 83:67-123, 1999; Neville y col., Biol. Chem. 264:14653-14661, 1989.) Dichos enlazadores son relativamente estables en condiciones de pH neutro, tales como las de la sangre, pero son inestables por debajo de pH 5,5 o 5,0, el pH aproximado del lisosoma.
Otros enlazadores son escindibles en condiciones reductoras (p. ej., un enlazador de disulfuro). Los enlazadores de disulfuro incluyen aquellos que pueden formarse usando SATA (N-succinimidil-S-acetiltioacetato), SPDP (N-succinimidil-3-(2-piridilditio)propionato), SPDB (N-succinimidil-3-(2-piridilditio)butirato) y SMPT (N-succinimidiloxicarbonil-alfametil-alfa-(2-piridilditio)tolueno), SPDB y SMPT. (Ver, p. ej., Thorpe y col., Cancer Res. 47:5924-5931, 1987; Wawrzynczak y col., In Immunoconjugates: Antibody Conjugates in Radioimagery and Therapy of Cancer (C. W. Vogel ed., Oxford U. Press, 1987. Ver también la Patente US-4.880.935).
El enlazador también puede ser un enlazador de malonato (Johnson y col., Anticancer Res. 15:1387-93, 1995), un enlazador maleimidobenzoílo (Lau y col., Bioorg Med Chem. 3:1299-1304, 1995), o un análogo de 3'-N-amida (Lau y col., Bioorg Med Chem. 3:1305-12, 1995).
El enlazador también puede ser un enlazador no escindible, tal como un enlazador maleimido-alquileno o maleimida-arilo que se une directamente al agente terapéutico y se libera por degradación proteolítica del anticuerpo.
Típicamente, el enlazador no es sustancialmente sensible al entorno extracelular, lo que significa que no más de aproximadamente el 20 %, típicamente no más de aproximadamente el 15 %, de forma más típica no más de aproximadamente el 10 %, e incluso más típicamente no más de aproximadamente el 5 %, no más de aproximadamente el 3 % o no más de aproximadamente el 1 % de los conectores en una muestra de la ADC se escinde cuando la ADC está presente en un entorno extracelular (p. ej., en plasma). Si un enlazador no es sustancialmente sensible al entorno extracelular puede determinarse, por ejemplo, incubando independientemente con el plasma tanto (a) la ADC (la “ muestra de ADC” ) como (b) una cantidad molar igual del anticuerpo no conjugado de o agente terapéutico (la “ muestra de control” ) durante un período de tiempo predeterminado (p. ej., 2, 4, 8, 16 o 24 horas) y a continuación comparando la cantidad de anticuerpo no conjugado de o agente terapéutico presente en la muestra de ADC con la presente en la muestra de control, medida, por ejemplo, mediante cromatografía líquida de alta resolución.
El enlazador también puede promover la internalización celular. El enlazador puede promover la internalización celular cuando se conjuga con el agente terapéutico (es decir, en el medio de la entidad enlazador-agente
terapéutico de la ADC o derivado de ADC como se describe en la presente memoria). Alternativamente, el enlazador puede promover la intemalización celular cuando se conjuga tanto con el agente terapéutico como con el anticuerpo anti-NTB-A (es decir, en el medio de la ADC como se describe en la presente memoria).
El anticuerpo anti-NTB-A puede conjugarse con el enlazador a través de un heteroátomo del anticuerpo. Estos heteroátomos pueden estar presentes en el anticuerpo en su estado natural o pueden introducirse en el anticuerpo. En algunos aspectos, el anticuerpo NTB-A se conjugará con el enlazador a través de un átomo de nitrógeno de un residuo de lisina. En otros aspectos, el anticuerpo NTB-A se conjugará con el enlazador a través de un átomo de azufre de un residuo de cisteína. Los métodos de conjugación de enlazadores y enlazadores de fármacos con anticuerpos se conocen en la materia.
Los ejemplos de conjugados de anticuerpo-fármaco incluyen conjugados de anticuerpo-fármaco basados en auristatina, es decir, el componente farmacológico es un fármaco auristatina. Las auristatinas que se unen a la tubulina, se ha demostrado que interfieren con la dinámica de los microtúbulos y la división nuclear y celular, y tienen actividad anticancerígena. Típicamente, el conjugado de anticuerpo-fármaco basado en auristatina comprende un enlazador entre el fármaco auristatina y el anticuerpo anti-NTB-A. El enlazador puede ser, por ejemplo, un enlazador escindible (p. ej., un enlazador peptidílico) o un enlazador no escindible (p. ej., enlazador liberado por degradación del anticuerpo). Las auristatinas incluyen MMAF, y MMAE. La síntesis y estructura de auristatinas ilustrativas se describen en las publicaciones US-7.659.241,7.498.298, 2009-0111756, 2009-0018086 y 7.968.687.
Otros ejemplos de conjugados de anticuerpo-fármaco incluyen conjugados de anticuerpo-fármaco maitansinoide, es decir, el componente del fármaco es un fármaco maitansinoide, y conjugados de fármaco anticuerpo de la benzodiacepina, es decir, el componente del fármaco es una benzodiacepina (p. ej., dímeros de pirrolo[1,4]benzodiacepina, dímeros de indolinobenzodiacepinas y dímeros de oxazolidinobenzodiacepinas).
Los presentes inventores han descubierto que un ADC dirigido a NTB-A humanizado que comprende un conector de fármaco PBD es particularmente efectivo.
Un PBD preferido para usar en la presente invención se representa mediante la fórmula I. La estereoquímica preferida del componente farmacológico PBD es la que se muestra en la fórmula Ia:

o una sal, solvato, o solvato de la sal farmacéuticamente; en donde el subíndice n es 1 o 3.
El dímero PBD de fórmula I (o una sal, solvato o solvato de la sal farmacéuticamente del mismo) está típicamente unido al anticuerpo a través de una unidad de enlace, LU. La unidad de enlace actúa para liberar el dímero PBD de fórmula I (o una sal, solvato o solvato farmacéuticamente de la sal del mismo) en el sitio objetivo (p. ej., dentro de la célula cancerosa). Un compuesto enlazador de fármacos PBD para usar en la presente invención se representa a continuación mediante la fórmula II (estereoquímica preferida como se muestra en IIa) en la que LU es una unidad de enlace. La unidad de enlace puede ser, por ejemplo, una unidad de enlace de péptido escindible (por ejemplo, un enlazador que comprende el péptido valina-alanina) o una unidad de enlace disulfuro escindible:


o una sal, solvato, o solvato de la sal farmacéuticamente; en donde el subíndice n es 1 o 3.
Un compuesto enlazador de fármaco PBD preferido para usar en la presente invención está representado por la Fórmula III a continuación:

o una sal, solvato, o solvato de la sal farmacéuticamente; en donde el subíndice n es 1 o 3 y el subíndice m es un número entero de 2 a 5.
La estereoquímica preferida del componente de fármaco PBD del enlazador de fármaco es como se muestra en la Fórmula IIIa a continuación:

La estereoquímica preferida de los componentes de fármaco PBD y enlazador del enlazador de fármaco PBD SGD-1910 es como se muestra en la Fórmula IIIb a continuación:

El enlazador de fármaco PBD se conjuga con un anticuerpo 20F3, que incluye formas recubiertas, quiméricas y humanizadas de los mismos para producir un conjugado de anticuerpo-fármaco dirigido a NTB-A. Por ejemplo, el anticuerpo puede conjugarse con un enlazador de fármacos de fórmula II o fórmula III. A continuación, se muestra un ejemplo de conjugado de anticuerpo-fármaco dirigido a NTB-A en las fórmulas IV, IVa y IVb:


o una sal, solvato, o solvato de la sal farmacéuticamente; en donde el subíndice n es 1 o 3; el subíndice m es un número entero desde 2 hasta 5; y el subíndice p es un número entero desde 1 hasta 4.
La presente invención proporciona composiciones, que incluyen composiciones farmacéuticas que comprenden conjugados de anticuerpo-fármaco anti-NTBA, que incluyen los ilustrados particularmente en la presente memoria. Las composiciones incluyen típicamente una población de moléculas de conjugado de anticuerpo-fármaco.
Carga de fármacos - “ p”
En referencia a los conjugados de anticuerpo-fármaco dirigidos a NTB-A de las fórmulas IV, IVa y IVb, el subíndice p representa la carga de fármaco para una molécula de anticuerpo (número de moléculas de fármaco unidas a una molécula de anticuerpo) y es un valor entero. En una composición que comprende una población de moléculas de conjugado anticuerpo-fármaco, la carga de fármaco promedio (por ejemplo, el número promedio de moléculas de enlazador de fármaco por anticuerpo en la población) es un atributo de calidad importante ya que determina la cantidad de fármaco que puede suministrarse a una célula objetivo. La carga de fármaco promedio puede ser un valor entero o no entero, pero típicamente es un valor no entero.
La heterogeneidad de una composición de conjugado anticuerpo- fármaco dependerá, en algunos aspectos, de la tecnología de conjugación usada para conjugar moléculas de enlazador de fármaco a moléculas de anticuerpo. Por ejemplo, en algunos aspectos, la tecnología de conjugación usada para conjugar las moléculas de enlazador de fármaco a las moléculas de anticuerpo dará como resultado una composición de conjugado anticuerpofármaco que es heterogénea con respecto a la distribución de moléculas de enlazador de fármaco en el anticuerpo y/o con respecto al número de enlazadores de fármacos en las moléculas de anticuerpos (por ejemplo, cuando se conjuga a través de disulfuros intercadena mediante el uso de tecnología que no es sitio específica). En otros aspectos, la tecnología de conjugación usada para conjugar las moléculas de enlazador de fármaco dará como resultado una composición de conjugado anticuerpo-fármaco que es esencialmente homogénea con respecto a la distribución de moléculas de enlazador de fármaco en las moléculas de ligando y/o con respecto al número de moléculas de enlazador de fármaco en las moléculas de anticuerpos (por ejemplo, cuando se usa tecnología de conjugación sitio específica). Con los métodos sitio específicos y no sitio específicos, típicamente puede ser también un pequeño porcentaje de moléculas de anticuerpos no conjugadas. El porcentaje de moléculas de anticuerpo no conjugadas se incluye en el valor de carga de fármaco promedio.
En aspectos preferidos de la presente invención, la carga de fármaco promedio cuando se refiere a una composición que comprende una población de compuestos de conjugado anticuerpo-fármaco es de aproximadamente 2 a aproximadamente 14, preferentemente de aproximadamente 2 a aproximadamente 10. Para los conjugados de anticuerpo-fármaco de PBD, tales como los ilustrados en la presente memoria, una carga de fármaco promedio particularmente preferida es aproximadamente 2. En algunos aspectos, la carga real de fármaco para las moléculas de anticuerpos individuales en la población de compuestos de conjugado de anticuerpo-fármaco es desde 1 hasta 4, desde 1 hasta 3 o desde 1 hasta 2 con una carga de fármaco predominante de 2. En aspectos preferidos, la carga promedio de fármaco de 2 se logra mediante técnicas de conjugación sitio específicas (por ejemplo, cisteínas modificadas por ingeniería genética introducidas en el anticuerpo, incluida la posición 239, de acuerdo con el sistema de numeración del índice de UE).
En otros aspectos de la presente invención, la carga de fármaco promedio cuando se refiere a una composición que comprende una población de compuestos de conjugados de anticuerpo-fármaco es aproximadamente 3 o
aproximadamente 4 y la carga real de fármaco para moléculas de anticuerpo individuales en la población de compuestos conjugados de anticuerpo-fármaco es desde 1 hasta 6, 1 hasta 51 hasta 4 o 1 hasta 3.
El número promedio de unidades fármaco-enlazador por unidad de ligando en una preparación a partir de una reacción de conjugación puede caracterizarse por medios convencionales tales como espectroscopía de masas, ensayo ELISA, HIC y HPLC. También se puede determinar la distribución cuantitativa de los conjugados ligandoenlazador-fármaco en términos de p. En algunos casos, la separación, la purificación y la caracterización de los conjugados de ligando-fármaco homogéneos, en donde p es un cierto valor del conjugado de ligando-fármaco con otras cargas de fármaco, puede lograrse por medios como HPLC de fase inversa o electroforesis.
VII. Aplicaciones
Los anticuerpos anti-NTBA-descritos en la presente memoria, como anticuerpos desnudos, o como conjugados de anticuerpo-fármaco, pueden usarse en métodos para el tratamiento de una enfermedad o trastorno asociado con una célula que expresa NTB.
Por ejemplo, los anticuerpos anti-NTBA descritos en la presente memoria, como anticuerpos desnudos, o como conjugados de anticuerpo-fármaco, pueden usarse para tratar un cáncer que expresa NTB-A. Algunos de estos cánceres muestran niveles detectables de NTB-A medidos en la proteína (p. ej., mediante inmunoensayo usando uno de los anticuerpos ilustrados) o el nivel de ARNm. Algunos de dichos cánceres muestran niveles elevados de NTB-A con respecto al tejido no canceroso del mismo tipo, preferentemente del mismo paciente. Un nivel ilustrativo de NTB-A en células cancerosas susceptibles de tratamiento es 5000-150000 moléculas NTB-A por célula, aunque pueden tratarse niveles más altos o más bajos. Opcionalmente, se mide un nivel de NTB-A en un cáncer antes de realizar el tratamiento.
Los ejemplos de cánceres asociados con la expresión de NTB-A y susceptibles al tratamiento con anticuerpos desnudos o conjugados de anticuerpo-fármaco descritos en la presente memoria incluyen neoplasias hematológicas, que incluyen células B, células T, y neoplasias malignas de células NK. En una realización, los anticuerpos desnudos o los conjugados de anticuerpo-fármaco descritos en la presente memoria se unen a receptores en células NK, lo que desencadena la actividad citolítica y la proliferación, que estimula la actividad antitumoral del sistema inmunitario del paciente. En algunos métodos de tratamiento, el paciente tiene un cáncer, que es un mieloma múltiple, una leucemia mieloide aguda (AML, por sus siglas en inglés), una leucemia linfocítica crónica (CLL, por sus siglas en inglés), una leucemia de células T, un linfoma de células T o células B tal como, p. ej., un linfoma no hodkiniano (NHL, por sus siglas en inglés) o neoplasias relacionadas con el mieloma tales como amiloidosis primaria, macroglobulinemia de Waldenstrom o MGUs de alto riesgo (gammapatía monoclonal de importancia no determinada). El tratamiento se puede aplicar a pacientes que tienen tumores primarios o metastásicos de estos tipos. El tratamiento también se puede aplicar a pacientes que son resistentes a los tratamientos convencionales, o que han recidivado después de una respuesta a dichos tratamientos.
Los anticuerpos anti-NTBA descritos en la presente memoria, como anticuerpos desnudos, o como conjugados de anticuerpo-fármaco, pueden usarse para tratar enfermedades autoinmunitarias y enfermedad inflamatoria. Las enfermedades y trastornos tratables por los presentes métodos incluyen los asociados con las células B, p. ej., aquellas enfermedades caracterizadas por un número excesivo de células B, células B sobreactivas o células B disfuncionales. Estas enfermedades incluyen enfermedades inflamatorias y enfermedades autoinmunitarias. Las enfermedades ilustrativas tratables por los presentes métodos incluyen artritis reumatoide, lupus eritematoso sistémico, esclerosis múltiple, enfermedad inflamatoria intestinal, asma, alergia, enfermedad celíaca, enfermedad de injerto contra huésped y rechazo de trasplante.
Los presentes anticuerpos contra NTB-A, como anticuerpos desnudos o como conjugados de anticuerpo-fármaco, pueden usarse como una monoterapia o en terapia combinada con, por ejemplo, un estándar de atención para el tratamiento de tales enfermedades y/o trastornos. En consecuencia, los métodos para el tratamiento del cáncer incluyen administrar a un paciente que lo necesita una cantidad efectiva de un anticuerpo desnudo o un conjugado de anticuerpo-fármaco según se describe en la presente memoria como monoterapia o en combinación con un agente anticancerígeno adicional u otro agente para aliviar los síntomas del cáncer. Los métodos para el tratamiento de enfermedades autoinmunitarias incluyen administrar a un paciente que lo necesita una cantidad efectiva de un anticuerpo desnudo o un conjugado de anticuerpofármaco como se describe en la presente memoria como una monoterapia o en combinación con un agente terapéutico adicional para el tratamiento de la enfermedad autoinmunitaria. Los métodos para el tratamiento de la enfermedad inflamatoria incluyen administrar a un paciente que lo necesita una cantidad efectiva de un anticuerpo desnudo o conjugado de anticuerpo-fármaco como se describe en la presente memoria como una monoterapia o en combinación con un agente terapéutico adicional para el tratamiento de la enfermedad inflamatoria.
Un agente ilustrativo para la terapia combinada es el carfilzomib (p. ej., KYPROLIS®), un inhibidor de proteasoma usado para tratar mieloma múltiple (ver Siegel DS y col. A phase 2 study of single-agent carfilzomib (PX-171-003-A1) in patients with relapsed and refractory multiple myeloma. Blood 2012; 120:2817-2825). El carfilzomib puede administrarse como una infusión intravenosa/IV. En una realización, el carfilzomib se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con un conjugado de anticuerpofármaco de 20F3 humanizado de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El carfilzomib también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional. El carfilzomib se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. Por ejemplo, el carfilzomib se ha combinado con la lenalidomida y la dexametasona (ver Stewart KA y col. Carfilzomib, lenalidomide, and dexamethasone for relapsed multiple myeloma. N Engl J Med. 2015; 372:142-152). En una realización, el carfilzomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco 20F3 de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un h20F3ec-1910(2) de la presente invención.
El carfilzomib también se ha combinado con dexametasona (ver Dimopoulos MD y col. Carfilzomib and dexamethasone versus bortezomib and dexamethasone for patients with relapsed or refractory multiple myeloma (ENDEAVOR): a randomised, phase 3, open-label, multicentre study. Lancet Oncology 2016; 17:27-38). En una realización, el carfilzomib se administra en una terapia combinada con la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con dexametasona y un h20F3ec-1910(2) de la presente invención.
El carfilzomib también se ha combinado con panobinostat (ver Berdeja JG y col. Phase I/II study of the combination of panobinostat and carfilzomib in patients with relapsed/refractory multiple myeloma. Haematologica 2015; 100:670-676). En una realización, el carfilzomib se administra en una terapia combinada con panobinostat y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con el panobinostat y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con panobinostat y un h20F3ec-1910(2) de la presente invención.
carfilzomib también se ha combinado con pomalidomida y dexametasona (ver Shah J y col. Carfilzomib, pomalidomide, and dexamethasone (CPD) in patients with relapsed and/or refractory multiple myeloma. Blood 2015; 126: 2284-2290). En una realización, el carfilzomib se administra en una terapia combinada con la pomalidomida, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con la pomalidomida, la dexametasona y un conjugado de anticuerpo-fármaco 20F3 de la presente invención. En una realización adicional, el carfilzomib se administra en una terapia combinada con la pomalidomida, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es el daratumumab (p. ej., DARZALEX™), un anticuerpo monoclonal humano que se une a CD38 (una glicoproteína altamente expresada en células de mieloma múltiple). El daratumumab puede administrarse a pacientes mediante infusión intravenosa para tratar el mieloma múltiple (ver Lokhorst HM y col. Targeting CD38 with daratumumab monotherapy in multiple myeloma. N Engl J Med 2015; 373:1207-1219). En una realización, el daratumumab se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el daratumumab se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el daratumumab se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El daratumumab también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional. Daratumumab se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. Por ejemplo, el daratumumab se ha combinado con el bortezomib y la lenalidomida (ver Phipps C y col. Daratumumab and its potential in the treatment of multiple myeloma: overview of the preclinical and clinical development. Ther Adv Hematol 2015; 6:120-127). En una realización, el daratumumab se administra en una terapia combinada con el bortezomib, la lenalidomida y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el daratumumab se administra en una terapia combinada con el bortezomib, la lenalidomida y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el daratumumab se administra en una terapia combinada con el bortezomib, la lenalidomida y un h20F3ec-1910(2) de la presente invención.
El daratumumab también se ha combinado con el bortezomib y la dexametasona (ver Phipps C y col.). En una realización, el daratumumab se administra en una terapia combinada con el bortezomib, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el daratumumab se administra en una terapia combinada con el bortezomib, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el daratumumab se administra en una terapia combinada con el bortezomib, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es el elotuzumab (p. ej., EMPLICITI™), un anticuerpo monoclonal que se une a CD319, o a la molécula de señalización de la activación linfocítica F7 (SLAMF7), un marcador de células malignas de mieloma múltiple. El elotuzumab puede administrarse a pacientes mediante infusión intravenosa para tratar el mieloma múltiple (ver Zonder JA y col. A phase 1, multicenter, open-label, dose escalation study of elotuzumab in patients with advanced multiple myeloma. Blood 2012; 120: 552-559).). En una realización, el elotuzumab se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el elotuzumab se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el elotuzumab se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El elotuzumab también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional. El elotuzumab se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. Por ejemplo, el elotuzumab se ha combinado con la lenalidomida y la dexametasona (ver Lonial S y col. Elotuzumab therapy for relapsed or refractory multiple myeloma. N Engl J Med 2015; 373:621-631;). En una realización, el elotuzumab se administra en una terapia combinada con la lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el elotuzumab se administra en una terapia combinada con la lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco 20F3 de la presente invención. En una realización adicional, el elotuzumab se administra en una terapia combinada con la lenalidomida, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es la lenalidomida (p. ej., REVLIMID®), un agente inmunomodulador administrado a pacientes para tratar el mieloma múltiple (ver Richardson PG, A randomized phase 2 study of lenalidomide therapy for patients with relapsed or relapsed and refractory multiple myeloma. Blood 2006, 108: 3458 3464). La lenalidomida puede empaquetarse como una cápsula, píldora o tableta para administración oral. En una realización, la lenalidomida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
La lenalidomida también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional. La lenalidomida se ha combinado con varios agentes adicionales que tratan el mieloma múltiple. Por ejemplo, la lenalidomida se ha combinado con bortezomib y dexametasona (ver Richardson PG y col. Lenalidomide, bortezomib, and dexamethasone combination therapy in patients with newly diagnosed multiple myeloma. Blood 2010; 116:679-686). En una realización, la lenalidomida se administra en una terapia combinada con el bortezomib, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el bortezomib, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el bortezomib, la dexametasona y un h20F3ec-1910(2) de la presente invención.
La lenalidomida también se ha combinado con el carfilzomib y la dexametasona (ver Stewart KA y col.). En una realización, la lenalidomida se administra en una terapia combinada con el carfilzomib, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el carfilzomib, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el carfilzomib, la dexametasona y un h20F3ec-1910(2) de la presente invención.
La lenalidomida también se ha combinado con el daratumumab y el bortezomib (ver Phipps C y col.). En una realización, la lenalidomida se administra en una terapia combinada con el daratumumab, el bortezomib y un conjugado de anticuerpofármaco dirigido a NTB-A de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el daratumumab, el bortezomib y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el daratumumab, el bortezomib y un h20F3ec-1910(2) de la presente invención.
La lenalidomida también se ha combinado con el elotuzumab y la dexametasona (ver Lonial S y col.). Elotuzumab therapy for relapsed or refractory multiple myeloma. N Engl J Med 2015; 373:621-631). En una realización, la lenalidomida se administra en una terapia combinada con el elotuzumab, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el elotuzumab, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la lenalidomida se administra en una terapia combinada con el elotuzumab, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es el bortezomib (p. ej., VELCADE®), un inhibidor del proteosoma que se administra a los pacientes para tratar el mieloma múltiple y el linfoma de células del manto (ver Richardson Pg y col. A phase 2 study of bortezomib in relapsed, refractory myeloma. N Engl J Med 2003; 348:2609-2617). El bortezomib puede administrarse a pacientes mediante inyección intravenosa. En una realización, el bortezomib se
administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El bortezomib también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional. El bortezomib se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. Por ejemplo, el bortezomib se ha combinado con talidomida y dexametasona (ver Kapoor P y col. Bortezomib combination therapy in multiple myeloma. Semin Hematol 2012; 3:228-242). En una realización, el bortezomib se administra en una terapia combinada con la talidomida, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con talidomida, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con la talidomida, la dexametasona y un h20F3ec-1910(2) de la presente invención.
El bortezomib también se ha combinado con la dexametasona, la talidomida, el cisplatino, la doxorrubicina, la ciclofosfamida y el etopósido (ver Kapoor P y col.). En una realización, el bortezomib se administra en una terapia combinada con la dexametasona, la talidomida, el cisplatino, la doxorrubicina, la ciclofosfamida, el etopósido y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con la dexametasona, la talidomida, el cisplatino, la doxorrubicina, la ciclofosfamida, el etopósido y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con la dexametasona, la talidomida, el cisplatino, la doxorrubicina, la ciclofosfamida, el etopósido y un h20F3ec-1910(2) de la presente invención.
El bortezomib también se ha combinado con el daratumumab y la lenalidomida (ver Phipps C y col.). En una realización, el bortezomib se administra en una terapia combinada con daratumumab, lenalidomida y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con el daratumumab, la lenalidomida y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con el daratumumab, la lenalidomida y un h20F3ec-1910(2) de la presente invención.
El bortezomib también se ha combinado con la lenalidomida y la dexametasona (ver Richardson PG y col. 2010). En una realización, el bortezomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un h20F3ec-1910(2) de la presente invención.
El bortezomib también se ha combinado con el panobinostat y la dexametasona (ver Richardson P y col. PANORAMA 2: panobinostat in combination with bortezomib and dexamethasone in patients with relapsed and bortezomib-refractory myeloma. Blood 2013; 122:2331-2337). En una realización, el bortezomib se administra en una terapia combinada con el panobinostat, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con el panobinostat, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el bortezomib se administra en una terapia combinada con el panobinostat, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es la dexametasona (p. ej., DECADRON®), un glucocorticosteroide utilizado para tratar el cáncer (incluyendo el mieloma múltiple, la leucemia y el linfoma), la inflamación, las alergias y náuseas. La dexametasona puede administrarse en forma de tableta, píldora o cápsula para administración oral o por infusión intravenosa. En una realización, la desametasona se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la desametasona se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la desametasona se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención. La desametasona también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional.
Otro agente ilustrativo para la terapia combinada es la ciclofosfamida (p. ej., CYTOXAN®), un agente alquilante utilizado para tratar el cáncer (incluyendo el mieloma múltiple, la leucemia mielocítica aguda, el linfoma de Hodgkin y no hodkiniano, el cáncer de mama y el cáncer de pulmón, entre otros). La ciclofosfamida puede administrarse mediante inyección, infusión, como una tableta, píldora o cápsula para administración oral, o mediante la inyección en un músculo, en el revestimiento abdominal o en el revestimiento pulmonar. En una realización, la ciclofosfamida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la ciclofosfamida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la ciclofosfamida se administra en una terapia combinada con un h20F3ec-1910(2) de la
presente invención. La ciclofosfamida también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional.
Otro agente ilustrativo para la terapia combinada es el melfalán, un agente alquilante utilizado para tratar el cáncer (incluyendo el mieloma múltiple y el cáncer de ovario). El melfalán puede administrarse por vía oral, como inyección o infusión. En una realización, el melfalán se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el melfalán se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el melfalán se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención. El melfalán también se puede administrar en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional.
Otro agente ilustrativo para la terapia combinada es la pomalidomida (p. ej., POMALYST®), un agente inmunomodulador utilizado para tratar el mieloma múltiple. La pomalidomida puede administrarse como una cápsula, píldora o tableta para administración oral. En una realización, la pomalidomida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la pomalidomida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la pomalidomida se administra en una terapia combinada con un conjugado de anticuerpo-fármaco h20F3ec-1910(2) de la presente invención.
La pomalidomida también puede administrarse en una terapia combinada con un conjugado de anticuerpofármaco dirigido a NTB-A de la presente invención y un agente adicional. La pomalidomida se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. La pomalidomida se ha combinado con dexametasona (ver Richardson P y col. Pomalidomide alone or in combination with low-dose dexamethasone in relapsed and refractory multiple myeloma: a randomized phase 2 study. Blood 2014; 123:1826-1832). En una realización, la pomalidomida se administra en una terapia combinada con la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la pomalidomida se administra en una terapia combinada con la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 de la presente invención. En una realización adicional, la pomalidomida se administra en una terapia combinada con dexametasona y un h20F3ec-1910(2) de la presente invención.
La pomalidomida también se ha combinado con el carfilzomib y la dexametasona (ver Shan J y col.). Carfilzomib, pomalidomide, and dexamethasone (CPD) in patients with relapsed and/or refractory multiple myeloma. Blood 2015; 126: 2284-2290). En una realización, la pomalidomida se administra en una terapia combinada con el carfilzomib, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, la pomalidomida se administra en una terapia combinada con el carfilzomib, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, la pomalidomida se administra en una terapia combinada con el carfilzomib, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es el panobinostat (p. ej., Farydak®), un inhibidor de histona desacetilasa (HDAC) usado para tratar el cáncer (incluido el mieloma múltiple) (ver Wolf JL y col. A phase II study of oral panobinostat (LBH589) in adult patients with advanced refractory multiple myeloma. ASH Annual Meeting Abstracts, 2008). El panobinostat puede administrarse en forma de píldora, cápsula o tableta para administración oral. En una realización, el panobinostat se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el panobinostat se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el panobinostat se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El panobinostat también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional El panobinostat se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. Por ejemplo, el panobinostat se ha combinado con el carfilzomib (ver Berdeja JG y col.). En una realización, el panobinostat se administra en una terapia combinada con el carfilzomib y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el panobinostat se administra en una terapia combinada con el carfilzomib y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el panobinostat se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El panobinostat también se ha combinado con el bortezomib y la dexametasona (ver Richardson P y col. 2013). En una realización, el panobinostat se administra en una terapia combinada con el bortezomib, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el panobinostat se administra en una terapia combinada con el bortezomib, la dexametasona y un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el panobinostat se administra en una terapia combinada con el bortezomib, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otro agente ilustrativo para la terapia combinada es el ixazomib (NINLARO®), un inhibidor del proteosoma utilizado para tratar el cáncer (incluyendo el mieloma múltiple). El Ixazomib puede administrarse por vía oral. En una
realización, el ixazomib se administra en una terapia combinada con un conjugado anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el ixazomib se administra en una terapia combinada con un conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, el ixazomib se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
El ixazomib también puede administrarse en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención y un agente adicional El ixazomib se ha combinado con varios agentes adicionales para tratar el mieloma múltiple. Por ejemplo, el ixazomib se ha combinado con la lenalidomida y la dexametasona (ver Moreau P y col. Ixazomib, an investigational oral proteasome inhibitor, in combination with lenalidomide and dexamethasone, significantly extends progression-free survival for patients with relapsed and/or refractory multiple myeloma: the phase 3 tourmaline-MM1 study. ASH Annual Meeting Abstracts, 2015). En una realización, el ixazomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, el ixazomib se administra en una terapia combinada con lenalidomida, la dexametasona y un conjugado de anticuerpofármaco de 20F3 humanizado de la presente invención. En una realización adicional, el ixazomib se administra en una terapia combinada con la lenalidomida, la dexametasona y un h20F3ec-1910(2) de la presente invención.
Otros agentes ilustrativos para terapia combinada (particularmente en el tratamiento del linfoma no hodkiniano) incluyen anticuerpos anti-CD20 (que incluyen rituximab, Ibritumomab tiuxetan, tositumomab, ofatumumab, veltuzumab y obinutuzumab), anticuerpos anti-CD52 (que incluyen alemtuzumab), anticuerpos anti-PD1 (que incluyen nivolumab, pidilizumab y pembrolizumab), anticuerpos anti-PDL1 (que incluyen durvalumab y atezolizumab), brentuximab vedotin, benramina y bortezomib. En una realización, uno de un anticuerpo anti-CD20, un anticuerpo anti-CD52, un anticuerpo anti-PD1, un anticuerpo anti-PDL1, brentuximab vedotin, benamustina y bortezomib se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, uno de un anticuerpo anti-CD20, un anticuerpo anti-CD52, un anticuerpo anti-PD1, un anticuerpo anti-PDL1, brentuximab vedotin, benamustina y bortezomib se administra en una terapia combinada con conjugado de anticuerpofármaco de 20F3 humanizado de la presente invención. En una realización adicional, uno de un anticuerpo anti-CD20, un anticuerpo anti-CD52, un anticuerpo anti-PD1, un anticuerpo anti-PDL1, brentuximab vedotin, benamustina y bortezomib se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
Además, otros agentes para terapia de combinación incluyen regímenes quimioterapéuticos tales como CHOP (ciclofosfamida, doxorrubicina, vincristina y prednisona); CVP (ciclofosfamida, vincristina y prednisona); RCVP (rituximab+CVP); RCHOP (rituximab+CHOP); RCHP (rituximab, ciclofosfamida, doxorrubicina y prednisona); RICE (rituximab+ifosamida, carboplatina, etoposida); RDHAP, (rituximab+dexametasona, citarabina, cisplatino); RESHAP (rituximab+etoposida, metilprednisolona, citarabina, cisplatino); R-BENDA (rituximab y bendamustina), RGDP (rituximab, gemcitabina, dexametasona, cisplatino). En una realización, uno de CHOP, CVP, RCVP, RCHOP, RCHP, RICE, RDHAP, RESHAP, R-BENDA, y RGDP se administra en una terapia combinada con un conjugado de anticuerpo-fármaco dirigido a NTB-A de la presente invención. En una realización adicional, uno de CHOP, CVP, RCVP, Rucp, RCHP, RICE, RDHAP, RESHAP, R-BENDA, y RGDP se administra en una terapia combinada con conjugado de anticuerpo-fármaco de 20F3 humanizado de la presente invención. En una realización adicional, uno de CHOP, CVP, RCVP, Rucp, RCHP, RICE, RDHAP, RESHAP, R-BENDA, y RGDP se administra en una terapia combinada con un h20F3ec-1910(2) de la presente invención.
Los anticuerpos anti-NTB-A, como anticuerpos desnudos, o como conjugados de anticuerpo-fármaco se administran en un régimen efectivo, lo que significa una dosificación, ruta de administración y frecuencia de administración que retrasa el inicio, reduce la gravedad, inhibe un mayor deterioro, y/o mejora al menos un signo o síntoma del cáncer. En algunos casos, se puede observar la eficacia terapéutica en un paciente individual en relación con los controles históricos o la experiencia pasada en el mismo paciente. En otros casos, la eficacia terapéutica se puede demostrar en un ensayo preclínico o clínico en una población de pacientes tratados con respecto a una población de control de pacientes no tratados.
Las dosificaciones ilustrativas para un anticuerpo desnudo anti-NTB-A son de 0,1 mg/kg hasta 50 mg/kg del peso corporal del paciente, más típicamente de 1 mg/kg hasta 30 mg/kg, 1 mg/kg hasta 20 mg/kg, 1 mg/kg hasta 15 mg/kg, 1 mg/kg hasta 12 mg/kg, o 1 mg/kg hasta 10 mg/kg1, o 2 mg/kg hasta 30 mg/kg, 2 mg/kg hasta 20 mg/kg, 2 mg/kg hasta 15 mg/kg, 2 mg/kg hasta 12 mg/kg, o 2 mg/kg hasta 10 mg/kg, o 3 mg/kg hasta 30 mg/kg, 3 mg/kg hasta 20 mg/kg, 3 mg/kg hasta 15 mg/kg, 3 mg/kg hasta 12 mg/kg, o 3 mg/kg hasta 10 mg/kg.
Las dosificaciones ilustrativas para los conjugados de anticuerpos anti-NTBA son de 1,0 μg/kg a aproximadamente 10 mg/kg, de 1,0 μg/kg a aproximadamente 5 mg/kg, de 1,0 μg/kg a aproximadamente 5 mg/kg, de aproximadamente 1,0 μg/kg a aproximadamente 1,0 mg/kg, de aproximadamente 10 μg/kg a aproximadamente 3 mg/kg, de aproximadamente 10 μg/kg a aproximadamente 2 mg/kg, de aproximadamente 1,0 μg/kg a 1,0 mg/kg, o de aproximadamente 1,0 μg/kg a 500,0 μg/kg o de aproximadamente .0 μg/kg a 80,0, 100,0 o 200,0 μg/kg.
Las dosis ilustrativas para los conjugados de PBD dirigidos a NTB-A son generalmente de aproximadamente 1.0 μg/kg a 1,0 mg/kg, o de aproximadamente 1,0 μg/kg a 500,0 μg/kg o de aproximadamente 0,0 μg/kg a 80,0, 100.0 o 200,0 μg/kg, aunque se contemplan dosis alternativas.
La administración es típicamente parenteral. La administración también se puede localizar directamente en un tumor. Se prefiere la administración en la circulación sistémica mediante administración intravenosa o subcutánea. La administración intravenosa puede ser, por ejemplo, por infusión durante un período tal como 30 90 minutos o por una única inyección en bolo.
La frecuencia de administración depende de la semivida del anticuerpo o del conjugado de en la circulación, el estado del paciente y la vía de administración entre otros factores. La frecuencia puede ser diaria, semanal, mensual, trimestral o a intervalos irregulares en respuesta a los cambios en la afección del paciente o la progresión del cáncer que se está tratando. Una frecuencia ilustrativa para la administración intravenosa es entre dos veces por semana y trimestralmente durante un curso continuo de tratamiento, aunque también es posible una dosificación más o menos frecuente. Otras frecuencias ejemplares para la administración intravenosa son entre semana y tres de cada cuatro semanas a lo largo de un tratamiento continuo, aunque también es posible una dosificación más o menos frecuente. Para la administración subcutánea, una frecuencia de dosificación ilustrativa es diaria a mensual, aunque también es posible una dosificación más o menos frecuente.
El número de dosificaciones administradas depende, en parte, de la naturaleza del trastorno (p. ej., si presenta síntomas agudos o crónicos) y la respuesta del trastorno al tratamiento. Para trastornos agudos o exacerbaciones agudas de un trastorno crónico entre 1 y 10 dosis son frecuentemente suficientes. A veces, una sola dosis de bolo, opcionalmente en forma dividida, es suficiente para un trastorno agudo o exacerbación aguda de un trastorno crónico. El tratamiento puede repetirse para la recurrencia de un trastorno agudo o exacerbación aguda. Para trastornos crónicos, se puede administrar un anticuerpo a intervalos regulares, p. ej., semanalmente, de forma nocturna, mensual, trimestral, cada seis meses durante al menos 1, 5 o 10 años, o durante la vida del paciente.
Las composiciones farmacéuticas para la administración parenteral son preferentemente estériles y sustancialmente isotónicas y se fabrican en condiciones de GMP. Las composiciones farmacéuticas pueden proporcionarse en forma de dosificación unitaria (es decir, la dosificación para una única administración). Las composiciones farmacéuticas pueden formularse con el uso de uno o más portadores, diluyentes, excipientes o auxiliares fisiológicamente aceptables. La formulación depende de la ruta de administración elegida. Para la inyección, los anticuerpos pueden formularse en soluciones acuosas, preferentemente en tampones fisiológicamente compatibles, tales como la solución de Hank, la solución de Ringer o la solución salina fisiológica o el tampón de acetato (para reducir las molestias en el lugar de la inyección). La solución puede contener agentes de formulación tales como agentes de suspensión, estabilizantes y/o dispersantes. Alternativamente, los conjugados de anticuerpo-fármaco pueden estar en forma liofilizada para su constitución con un vehículo adecuado, por ejemplo, agua estéril libre de pirógenos, antes de su uso. La concentración de anticuerpo en una formulación líquida puede ser p. ej, 1-100 mg/ml, tal como 10 mg/ml.
El tratamiento con anticuerpos desnudos o conjugados de anticuerpo-fármaco descritos en la presente memoria puede combinarse con quimioterapia, radiación, tratamiento de células madre, cirugía otros tratamientos efectivos contra el trastorno que se está tratando. Las clases útiles de otros agentes que pueden administrarse con un anticuerpo anti-NTB-A o un conjugado de anticuerpo-fármaco incluyen, por ejemplo, anticuerpos contra otros receptores expresados en células cancerosas, agentes antitubulina (p. ej., auristatinas), aglutinantes de ranuras menores de ADN, inhibidores de la replicación del ADN, agentes alquilantes (p. ej., complejos de platino tales como cis-platino, mono(platino), bis(platino) y complejos de platino trinuclear y carboplatino), antraciclinas, antibióticos, antifolatos, antimetabolitos, sensibilizantes de quimioterapia, duocarmicinas, etoposósidos, pirimidinas fluoradas, ionóforos, lexitropss, nitrosoureas, platinoles, compuestos de formación previa, antimetabolitos de purina, puromicinas, sensibilizadores de radiación, esteroides, taxanos, inhibidores de topoisomerasa, alcaloides de vinca y similares.
El tratamiento con anticuerpos desnudos o el conjugado de anticuerpo-fármaco de anti-NTB-A, opcionalmente en combinación con cualquiera de los otros agentes o regímenes descritos anteriormente solo o como un conjugado de anticuerpo-fármaco, puede aumentar la mediana de la supervivencia sin progresión o el tiempo general de supervivencia de los pacientes con un cáncer que expresa NTB (p. ej., mieloma múltiple, AML, NHL), especialmente cuando es recidivante o refractario, en al menos 30 % o 40 % pero preferentemente 50 %, 60 % hasta 70 % o incluso 100 % o más, en comparación con el mismo tratamiento (p. ej., quimioterapia) pero sin un anticuerpo anti-NTB-A solo o como un conjugado. Además o alternativamente, el tratamiento (p. ej., la quimioterapia estándar) que incluye el conjugado de anti-NTB-A puede aumentar la tasa de respuesta completa, la tasa de respuesta parcial o la tasa de respuesta objetiva (completa parcial) de los pacientes con un cáncer que expresa NTB en al menos 30 % o 40 %, pero preferiblemente 50 %, 60 % hasta 70 % o incluso 100 % en comparación con el mismo tratamiento (p. ej., ej., quimioterapia) pero sin el anticuerpo anti-NTB-A.
Típicamente, en un ensayo clínico (p. ej., un ensayo de fase II, fase II/III o fase III), los aumentos mencionados en la mediana de supervivencia libre de progresión y/o tasa de respuesta de los pacientes tratados con terapia estándar más el anticuerpo anti-NTB-A, en relación con el grupo control de pacientes que reciben terapia estándar sola (o más placebo), son estadísticamente significativos, por ejemplo, en el nivel p = 0,05 o 0,01 o incluso 0,001. Las tasas de respuesta completa y parcial se determinan mediante criterios objetivos comúnmente utilizados en ensayos clínicos para el cáncer, p. ej., como se enumeran o aceptaron por el National Cancer Institute y/o la Food and Drug Administration.
En otras aplicaciones, los anticuerpos anti-NTB-A descritos en la presente memoria pueden usarse para detectar NTB-A en el contexto de diagnóstico o tratamiento clínico o en investigación. La expresión de NTB-A en un cáncer proporciona una indicación de que el cáncer es susceptible de tratamiento con los anticuerpos de la presente invención. Los anticuerpos también pueden venderse como reactivos de investigación para investigación de laboratorio en la detección de células portadoras de NTB-A y su respuesta a diversos estímulos. En tales usos, un anticuerpo anti-NTB-A puede marcarse con una molécula fluorescente, una molécula marcada con espín, una enzima o un radioisotipo, y puede proporcionarse en forma de kit con todos los reactivos necesarios para realizar el ensayo para NTB-A. Los anticuerpos también pueden usarse para purificar NTB-A, p. ej., mediante cromatografía de afinidad.
Si diferentes versiones de una secuencia están asociadas con un número de acceso en diferentes momentos, se entiende que es la versión asociada con el número de acceso en la fecha de presentación efectiva de esta solicitud. Por fecha de presentación efectiva se entiende como la fecha más temprana entre la fecha de presentación real o la fecha de presentación de una solicitud prioritaria que hace referencia al número de acceso, si es aplicable. De la misma manera, si se publican diferentes versiones de una publicación en diferentes momentos, se entiende la versión publicada más recientemente en la fecha de presentación efectiva de la solicitud, a menos que se indique lo contrario. Cualquier característica, etapa, elemento, modalidad o aspecto de la invención puede usarse en combinación con cualquier otra, a menos que se indique específicamente de cualquier otra manera. Aunque la presente invención se ha descrito con cierto detalle a modo de ilustración y ejemplo con fines de claridad y comprensión, será evidente que pueden practicarse ciertos cambios y modificaciones dentro del alcance de las reivindicaciones adjuntas.
Ejemplos
Las líneas celulares descritas en los siguientes ejemplos se mantuvieron en cultivo según las condiciones especificadas por la American Type Culture Collection (ATCC) o Deutsche Sammlung von Mikroorganismen und Zellkulturen GmbH, Braunschweig, Alemania (DMSZ), o como se conoce de otra manera.
Ejemplo 1: Selección de anticuerpos
Los linfocitos recolectados del bazo y los ganglios linfáticos de los ratones que producen anticuerpos NTB-A se fusionaron con células de mieloma. Las células fusionadas se recuperaron durante la noche en medios de cultivo de hibridoma. Después de la recuperación, las células se centrifugaron y a continuación se sembraron en medio semisólido. Los hibridomas se incubaron y se seleccionaron clones de hibridoma productores de IgG. El anticuerpo 20F3 fue uno de los pocos anticuerpos que demostraron una potente citotoxicidad como ADC y se unieron a NTB-A de cynomolgus.
Ejemplo 2: Diseño de anticuerpos humanizados
Los anticuerpos humanizados se derivaron del anticuerpo 20F3 murino. Se prepararon cinco cadenas pesadas humanizadas (HA-HE) y cuatro cadenas ligeras humanizadas (LA-LD) incorporando retromutaciones en diferentes posiciones. En algunos casos, las retromutaciones coincidirán con la línea germinal murina, pero en otros casos no (como en el caso de mutaciones somáticas). Las cadenas pesadas y ligeras humanizadas se emparejaron. Véanse las figuras 1 y 2 para los alineamientos de secuencia y las Tablas 1-4.
Tabla 1 Humanización de mutaciones en las variantes de cadena pesada de 20F3

Tabla 2 Mutaciones humanizantes en variantes de cadena ligera de 20F3
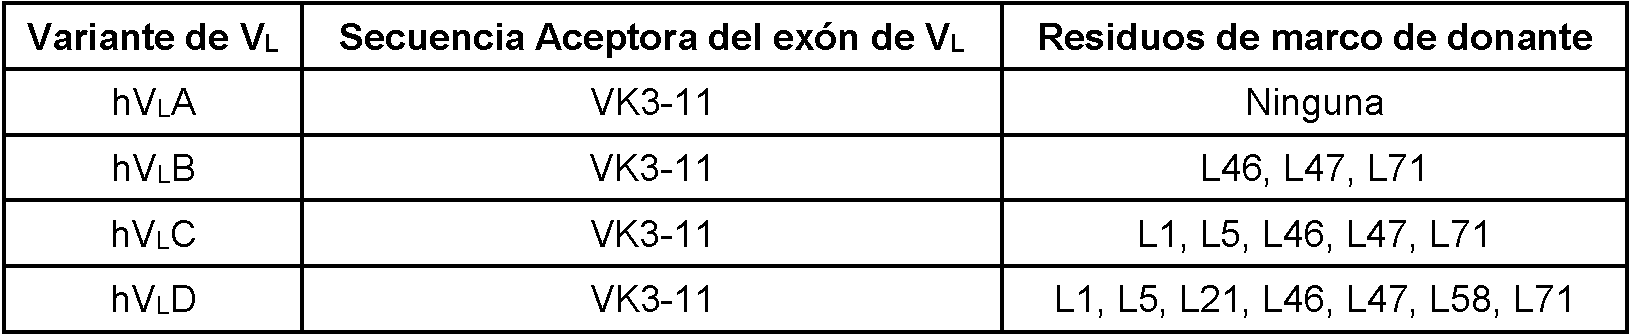
Tabla 3 Mutaciones específicas en las variantes de cadena pesada de 20F3

Tabla 4 Mutaciones específicas en las variantes de la cadena ligera de 20F3

Ejemplo 3: Mediciones de EC50 y Kd
Para determinar la EC50, se mezclaron titulaciones de dosis de 3 puntos de los anticuerpos NTB-A humanos no marcados con una concentración constante (final 5 nM) del anticuerpo 20F3 de ratón conjugado de con Alexa Fluor 647. Las células Ramos positivas para antígeno se sembraron en placas de 1 x 10⁵ células por pocillo en una placa con fondo en V de 96 pocillos (Thermo Scientific, Rochester, NY). Se prepararon diluciones en serie de cincuenta veces de anticuerpos en tampón FAC (PBS suero bovino fetal al 2 %) y se añadieron a las células por duplicado. Las soluciones de anticuerpos se incubaron con células durante 1 hora en hielo, protegidas de la luz. Las células se lavaron dos veces con tampón FACs y se analizaron en el citómetro de flujo LSRII (BD BioSciences, San Jose, CA). Los valores EC50 se determinaron con el software GraphPad Prism (La Jolla, CA). Los resultados se muestran en la Tabla 5.
Tabla 5 - Determinaciones de unión a EC50 para diferentes permutaciones de cadenas pesadas y ligeras humanizadas de 20F3 humanizado en comparación con 20F3 murino

Se usaron titulaciones de dosis de los anticuerpos anti-NTB humanos conjugados con Alexa Fluor 647 (, h20F3_HDLD-AF647) para generar curvas de unión por saturación. Las células Ramos positivas para antígeno se sembraron en placas de 1 x 10⁵ células por pocillo en una placa con fondo en V de 96 pocillos (Thermo Scientific, Rochester, NY). Se prepararon diluciones en serie de tres veces de anticuerpos concentrados 2x en tampón FAC (PBS suero bovino fetal al 2 %) y se añadieron a las células por duplicado. Las soluciones de anticuerpos se incubaron con células durante 1 hora en hielo, protegidas de la luz. Las células se lavaron dos veces con tampón FACs y se analizaron en el citómetro de flujo LSRII (BD BioSciences, San Jose, CA). Los valores de KD se determinaron con el software GraphPad Prism (La Jolla, CA). Los anticuerpos anti-NTB-A humanos h20F3_HDLD y 20F3 quimérico se sometieron a ensayo para determinar la unión a células 293-F17 que sobreexpresan células de cynomolgus NTB-A. Las células 293-F17/cynomolgus-NTB-A se sembraron s 5 x 10⁵ células/pocillo en tampón FACS (PBS suero bovino fetal al 2 % azida al 0,02 %) y se incubaron con 20 μg/ml de anticuerpo durante 30 minutos en hielo. Las células se lavaron dos veces y se tiñeron con 30 μg/ml de anti-IgG humana de cabra-PE (Jackson ImmunoResearch, West Grove, PA) durante 30 minutos, en hielo y protegido de la luz. Las células se lavaron de nuevo dos veces con tampón FACs. Las células teñidas se analizaron en el citómetro de flujo FACs Calibur (BD BioSciences, San Jose, CA). Los resultados se muestran en la Tabla 6.
Tabla 6- Unión por saturación para el anticuerpo de HDLD variante de 20F3 humanizado en comparación con 20F3 quimérico.

Ejemplo 4: Función efectora
Citotoxicidad dependiente del complemento (CDC): Las células T humanas normales (All Cells, Alameda, CA) o líneas celulares de cáncer (ATCC, Manassas, VA) se marcaron de forma marcada con Sytox Green al 5 μM (Life Technologies, Grand Island, NY), a continuación se unieron con titulaciones seriadas de dosis seriadas de anticuerpo NTB-A humano-A h20F3 o ADC de dímero PBD (0,02-50 μg/ml) en medio RPMI1640 suero humano al 1020 % (Complement Technology, Tyler, TX o Solomon Park Research Laboratories, Kirkland, WA. Las células se incubaron a 37 °C, CO2 al 5 % durante 2 horas, y la fluorescencia de las células lisadas se midió con un lector de placas Envision (Perkin Elmer, Waltham, MA). Los datos se expresaron como un porcentaje de lisis celular máxima determinada con un control positivo de células tratadas con TritonX-100 al 1 % (Sigma, St. Louis, MO).
Se usaron tres tipos de células para el análisis: células T humanas normales, células WIL2-S y células Raji. La expresión de receptores relevantes en cada tipo de célula se encuentra en la Tabla 7 y se indica como número de receptor por célula.
Tabla 7 - Expresión de receptores
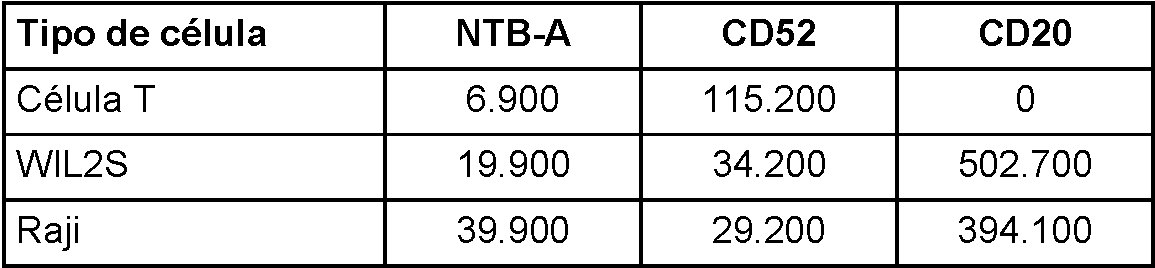
Como se puede ver en la Tabla 8 a continuación, el anticuerpo de IgG1 de 20F3-HDLDwt humanizado y la variante de ec (anticuerpos con cisteína en la posición 239 portan la designación ec) no tienen actividad de CDC contra células T en reposo normales, líneas celulares WIL2-S y Raji. Se observaron resultados similares para la ADC h20F3ec-1910 (2).
Tabla 8 - Actividad de CDC para anticuerpos 20F3 humanizados y ADC en comparación con campath y rituximab

Ensayo de actividad de citotoxicidad celular dependiente de anticuerpos (ADCC): La actividad citotóxica ADCC se midió mediante la liberación de cromo-51 en la que las células citolíticas naturales (NK) efectoras destruyen (lisan) células diana mediante la unión al anticuerpo o ADC en las células diana. Las células WIL2-S se marcaron con cromo-51, se unieron con anticuerpo (0. Ing/ml-10/μg/ml), y a continuación se incubaron con células NK a una relación efector a diana de 10: 1 durante 4 horas a 37 °C, CO25 %. El sobrenadante se retiró a una placa de filtro y los recuentos de cromo-51 se midieron con un TopCount (Perkin Elmer, Waltham, MA). Los datos se expresaron como un porcentaje de lisis celular específica máxima determinada con un control positivo de células tratadas con TritonX-100 al 1 % (Sigma, St. Louis, MO).
Se usó un ensayo basado en citometría de flujo para medir la actividad de ADCC en células T humanas normales. Los objetivos de células T humanas normales marcadas con PKH2 se unieron con titulaciones de anticuerpo (0,1 ng/ml-10 μg/ml) y después se incubaron con células NK efectoras a una relación efector a diana de 10: 1 durante 4 horas a 37 °C, CO25 %. La viabilidad se determinó mediante la incorporación de 7-AAD medida en el citómetro de flujo FACsCalibur (BD BioSciences, San Jose, CA).
Como se puede ver en la Tabla 9 a continuación, el anticuerpo 20F3-HDLDwt humanizado y la variante ec tienen actividad ADCC baja a moderada. El ADC de dímero PBD h20F3ec-1910(2) exhibió una actividad ADCC reducida en relación con el anticuerpo h20F3ec no conjugado. Los números de los receptores se describen en la Tabla 7.
Tabla 9 - Actividad de ADCC para 20F3 humanizado en comparación con Campath y Rituximab

Para evaluar la actividad de ADCP mediada por NTB-A, se marcaron células T normales o células tumorales con el colorante de membrana fluorescente roja, PKH26, a continuación se marcaron con anticuerpo o ADC en una serie de dilución de 5 puntos en 10 veces comenzando a 2 μg/ml. Después, las células se incubaron durante 30 minutos en hielo y se lavaron dos veces con PBS. Las células se mezclaron con macrófagos derivados de monocitos durante una hora a 37 °C. Después, la mezcla celular se tiñó con anti-CD11 b murino conjugado de con Alexa Fluor 488 para marcar macrófagos y se analizó mediante citometría de flujo para detectar células fluorescentes con doble etiqueta PKH26+CD11b+. La actividad fagocítica se calculó como (porcentaje de PKH26+CD11b+)/(porcentaje de células CD11b+) multiplicado por cien.
Como se puede ver en la Tabla 10 a continuación, el anticuerpo 20F3-HDLDp humanizado y la variante ec tienen actividad de ADCP moderadamente inferior a rituximab y los controles de anticuerpo de Campath en líneas celulares cancerosas. Se observaron resultados similares para la ADC h20F3ec-1910 (2).
Tabla 10 - Actividad de ADCP para 20F3 humanizado en comparación con Campath y Rituximab

Ejemplo 5: Internalización de ADC
Las líneas celulares de mieloma múltiple (MM. 1R o U-266) se unieron con concentraciones de saturación de ADC (10 μg/ml), se lavaron con medios y se incubaron a 37 °C o 4 °C. Se recogieron puntos de tiempo en los que las muestras se tiñeron con anticuerpo de cabra antihumano marcado con PE (Jackson ImmunoResearch, West Grove, PA) y se fijaron en PFA/p Bs al 1 %. Una vez que se recogieron todos los puntos de tiempo, se midió la intensidad de fluorescencia media en el citómetro de flujo FACs Calibur (BD BioSciences, San Jose, CA). La ADC del dímero PBD h20F3ec-1910(2) anti-NTB-A se internalizó rápidamente en células MM.1R, con 80 % de la ADC internalizado en 4 horas de incubación a 37 °C. Solo el 20 % de ADC h20F3ec-1910(2) se internalizó a las 4 horas cuando las células se mantuvieron a 4 °Condición de control C.
La superficie celular y la localización intracelular de ADC en células MM.1R también se detectaron con un anticuerpo antiidiotípico de ratón específico para el anticuerpo h20F3ec. Se permitió que la ADC se uniera a las células MM.1R durante 30 minutos a 4 °C, y se encontró que la ADC se internaliza rápidamente en los lisosomas.
Ejemplo 6: Citotoxicidad de ADC en líneas celulares de cáncer de MM
Los anticuerpos humanizados (HDLD) se analizaron como conjugados de anticuerpo-fármaco de PBD y auristatina. El agente antimitótico monometil auristatina E (MMAE) se conjugó con mAb anti-NTB-A mediante un conector de valinacitrulina (vc) escindible por catepsina. Una segunda auristatina, auristatina-2 se conjugó con mAb anti-NTB-A mediante un enlazador peptídico. Para los conjugados de PBD, el enlazador de fármacos SGD-1910 se conjugó con el anticuerpo anti-NTBA a través de un grupo tiol de un residuo de cisteína introducido en la posición 239 de la cadena de IgG1 del anticuerpo (numeración según el índice EU) y la carga de fármaco promedio fue de aproximadamente 2 fármacos por anticuerpo. Los anticuerpos con cisteína en la posición 239 portan la designación ec. La preparación fue como se describe en WO2011/130613 usando los anticuerpos anti-NTBA descritos en la presente memoria. Los ADC se diluyeron en serie 3 veces en medios para producir una curva de dosis de 10 puntos (1000 ng/ml-0,05081 ng/ml) y se aplicaron a múltiples células de mieloma cultivadas en placas de ensayo de 96 pocillos. Las líneas celulares se trataron con ADC anti-NTB-A
por cuadruplicado y se incubaron durante 96 horas a 37 °C, CO2 al 5 %. Se analizó la viabilidad de las células mediante el ensayo de citotoxicidad luminiscente Cell Titer Glo (Promega), y los datos se recopilaron con un lector de placas EnVision (Perkin Elmer). Las curvas de efecto de dosis y los valores de IC50 se calcularon usando el software GraphPad Prism. Los resultados se muestran en las Tablas 11 y 12.
También se analizó el mecanismo de acción en células MM.1R. Las células MM.1R se trataron con ADC y la activación de las quinasas ATR y ATM se cuantificó mediante transferencia western con anticuerpos específicos de fosfo-epítopo. Los niveles de ATM/ATR activados con ADC casi equivalentes al fármaco dímero PBD libre, por lo tanto la ADC activa la respuesta del daño al ADN en las células MM.
Tabla 11 - Valores de IC50 de diversos conjugados de anticuerpo-fármaco con 20F3 humanizado en líneas celulares de mieloma múltiple (valores de IC50 en ng/ml; el hIgG es un anticuerpo de control negativo no enlazante)

Tabla 12 - Valores de IC50 de diversos conjugados de anticuerpo-fármaco con 20F3 humanizado en líneas celulares de NHL y AML (valores de IC50 en ng/ml; el hIgG es un anticuerpo de control negativo no enlazante)

Ejemplo 7: Citotoxicidad de ADC en células humanas
Para evaluar los efectos citotóxicos de los ADC anti-NTB-A en células T y B humanas en reposo, se sembraron células purificadas en placas de ensayo negras de 96 pocillos. A continuación, las células se trataron con ADC anti-NTB-A comenzando con 10 ug/ml volumétricamente por 5 veces para un total de 8 puntos de dilución. Para el tratamiento con fármacos libres, las células se dosificaron con MMAE que comienza a 1000 nM o dímero PBD libre comenzando en 100 nM titulados 5 veces para un total de 8 puntos de dilución. Las placas se incubaron a 37 °C, CO2 al 5 % durante 96 horas, después se dejaron equilibrar hasta temperatura ambiente. Se añadió un volumen igual de reactivo Cell-Titer Glo a cada pocillo y la placa se incubó durante 30 minutos adicionales a temperatura ambiente. A continuación, las placas se leyeron en un lector de placas Perkin Elmer Envision. Las curvas de efecto de dosis y los valores de IC50 se calcularon usando el software GraphPad Prism. Los resultados se muestran en la Tabla 13.
Tabla 13 - Valores IC50 del anticuerpo quimérico 20F3 y fármaco libre en células T y B humanas en reposo.


Las células T humanas en reposo no se vieron afectadas por el dímero PBD o ADC de 20F3 quiméricos de auristatina en un ensayo de citotoxicidad de 96 horas. El dímero de PBD libre fue citotóxico para células T en reposo, lo que indica que son sensibles a este fármaco de que daña el ADN. Por lo tanto, los niveles de superficie celular de NTB-A son demasiado bajos para la ADC c20F3-1910(2) para internalizar suficiente fármaco PBD para destruir las células T en reposo. Por el contrario, ni el fármaco libre de MMAE ni la ADC de c20F3-vcMMAE(4) fueron potentes en las células T en reposo. Las células B humanas en reposo son sensibles tanto al fármaco libre MMAE como al dímero PBD. Sin embargo, la ADC de c20F3-1910(2) tuvo un efecto citotóxico en las células B en reposo solo a altas concentraciones de ADC (>1000 ng/ml), mientras que c20F3-vcMMAE(4) no tuvo efecto citotóxico. Por lo tanto, los niveles de superficie celular de NTB-A son demasiado bajos en células B para mediar un potente efecto citotóxico con las ADC de dímero PBD o de auristatina c20F3.
Ejemplo 8: Estudios de xenoinjerto in vivo
Los ratones NSG (NOD scid gamma; NOD.Cg-Prkdcsc,d Il2rgtm1Wjl/SzJ) se implantaron por vía intravenosa con 1 millones de células MM.1R, por animal para generar un modelo diseminado de mieloma múltiple. Cinco días después del implante de células tumorales, n=10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC de PBD h20F3ec-1910(2) o ADC de PbD de control hIgGec-1910(2) no enlazante. Los niveles de dosis de ADC de PBD examinados fueron 333 μg/kg, 111 μg/kg y 37 μg/kg. Los ratones con carga tumoral avanzada se sacrificaron al mostrar síntomas de parálisis de las extremidades posteriores, hinchazón craneal y/o morbilidad. Como se muestra en la Figura 3, los ADC de dímeros de PBD h20F3ec-1910(2) HDLD produjeron respuestas completas duraderas en 10/10 ratones en todos los niveles de dosis (dosis única), mientras que los ratones con dosis de ADC de PBD de control no enlazante fueron sacrificados debido a la enfermedad en el día 80 del estudio. Se logró una diferencia estadísticamente significativa (P <0,0001 prueba de Mantel-Cox) entre los grupos ADC de h20F3ec-1910(2) (37 μg/kg) en comparación con ADC de hIgGec-1910(2) de control (333 μg/kg).
Los ratones NSG (NOD scid gamma; NOD.Cg-Prkdcscid Il2rgtm1Wjl/SzJ) se implantaron por vía intravenosa con 5 millones de células U-266, por animal para generar un modelo diseminado de mieloma múltiple. Cinco días después del implante de células tumorales, n=10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC de PBD h20F3ec-1910(2) o ADC de PbD de control hIgGec-1910(2) no enlazante. Los niveles de dosis de ADC de PBD examinados fueron 111 μg/kg, 56 μg/kg y 28 μg/kg. Los ratones con carga tumoral avanzada se sacrificaron al mostrar síntomas de parálisis de las extremidades posteriores, hinchazón craneal y/o morbilidad. Como se muestra en la Figura 4, los ADC de dímero de PBD h20F3ec-1910(2) HDLD produjeron respuestas completas duraderas en 9/10 ratones a 111 μg/kg (dosis única). A niveles de dosis más bajos (28 y 56 μg/kg) h20F3ec-1910(2) produjo un retardo significativo (P<0,0001 prueba de Mantel-Cox) del inicio de la enfermedad en comparación con ADC de PBD de control hIgG-1910(2) (111 μg/kg).
Los ratones NSG (NOD scid gamma; NOD.Cg-Prkdcscid Il2rgtm1Wjl/SzJ) se implantaron por vía intravenosa con 10 millones de células EJM, por animal para generar un modelo diseminado de mieloma múltiple. Cinco días después del implante de células tumorales, n=10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC de PBD h20F3ec-1910(2) o ADC de PbD de control hIgGec-1910(2) no enlazante. Los niveles de dosis de ADC de PBD examinados fueron 333 μg/kg, 111 μg/kg y 37 μg/kg. Los ratones con carga tumoral avanzada se sacrificaron al mostrar síntomas de parálisis de las extremidades posteriores, hinchazón craneal y/o morbilidad. Como se muestra en la Figura 5, los ADC de dímero de PBD h20F3ec-1910(2) HDLD produjeron respuestas completas duraderas en 8/10 ratones a 333 μg/kg (dosis única). A niveles de dosis más bajos (37 y 111 μg/kg) h20F3ec-1910(2) produjo un retardo significativo (P<0,0001 prueba de Mantel-Cox) del inicio de la enfermedad en comparación con ADC de PBD de control hIgG-1910(2) (333 μg/kg).
Los ratones SCID (C.B-17/Sz-Prkdcsc,d) se implantaron con 5 millones de células de leucemia mieloide aguda HNT-34 por animal por vía subcutánea. Cuando el volumen tumoral medio alcanzó 100 mm3, n=10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC de PBD h20F3ec-1910(2) o ADC de pBd de control hIgGec-1910(2) no enlazante. Los niveles de dosis de ADC de PBD examinados fueron 333 μg/kg, 111 μg/kg y 37 μg/kg. Los ratones individuales se sacrificaron cuando el volumen del tumor HNT-34 subcutáneo alcanzó 1000 mm3. Como se muestra en la Figura 6, los ADC de dímero de PBD h20F3ec-1910(2) HDLD produjeron respuestas completas duraderas en todos los ratones a niveles de dosis de 333 μg/kg y 111 μg/kg. A nivel de dosis más bajo de 37 μg/kg, h20F3ec-1910(2) produjo un fuerte retardo tumoral y 2/10 respuestas completas duraderas. La ADC de PBD de control hIgGec-1910(2) produjo 0/10 respuestas completas a 333 μg/kg.
Los ratones NSG (NOD scid gamma; NOD.Cg-Prkdcscid Il2rgtm1Wj/SzJ) se implantaron por vía intravenosa con 1 millones de células MM.1R, por animal para generar un modelo diseminado de mieloma múltiple. Cinco días después del implante de células tumorales, n=10 ratones por grupo de tratamiento recibieron una única inyección intraperitoneal de ADC de h20F3-auristatina2/(8) o ADC de hIgG-auristatina2/(8) de control no enlazante. Los niveles de dosis de ADC de auristatina2 examinados fueron 3,0 mg/kg y 1,0 mg/kg. Los ratones con carga tumoral avanzada se sacrificaron al mostrar síntomas de parálisis de las extremidades posteriores, hinchazón craneal y/o morbilidad. Como se muestra en la Figura 7, la ADC de h20F3-auristatina2/(8) HDLD produjo un retraso tumoral significativo (P<0,0001 prueba de Mantel-Cox) a niveles de dosis de 3,0 mg/kg y 1,0 mg/kg n comparación con ADC de hIgG-auristatina2/(8) de control (3,0 mg/kg) en el modelo MM.1R diseminado.
Los ratones NSG (NOD scid gamma; NOD.Cg-Prkdcscid Il2rgtm1WJl/SzJ) se implantaron por vía intravenosa con 5 millones de células U-266, por animal para generar un modelo diseminado de mieloma múltiple. Cinco días después del implante de células tumorales, n = 10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC anti-NTB-A h20F3-vcMMAE(4), h20F3-auristatina2/(8), o ADC de control no enlazante hIgG-vcMMAE(4) y hIgG-auristatina2(8). Los niveles de dosis de ADC examinados fueron 3,0 mg/kg y 1,0 mg/kg. Los ratones con carga tumoral avanzada se sacrificaron al mostrar síntomas de parálisis de las extremidades posteriores, hinchazón craneal y/o morbilidad. Como se muestra en la Figura 8, la ADC de h20F3-vcMMAE(4) produjo respuestas completas duraderas en 8/10 ratones a un nivel de dosis de 3,0 mg/kg. La ADC de h20F3-auristatina2(8) produjo respuestas completas de 10/10 duraderas tanto en los niveles de dosis de 1,0 mg/kg como de 3,0 mg/kg. Las ADC de auristatina anti-NTB-A tuvieron una mayor actividad antitumoral que los ADC vcMMAE (4), especialmente a un nivel de dosis de 1,0 mg/kg.
Los ratones NSG (NOD scid gamma; NOD.Cg-Prkdcscid Il2rgtm1Wjl/SzJ) se implantaron por vía intravenosa con 10 millones de células EJM, por animal para generar un modelo diseminado de mieloma múltiple. Cinco días después del implante de células tumorales, n = 10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC anti-NTB-A h20F3-vcMMAE(4), h20F3-auristatina2/(8), o ADC de control no enlazante hlgG-vcMMAE(4) y hIgG-auristatina2(8). Los niveles de dosis de ADC examinados fueron 3,0 mg/kg y 1,0 mg/kg. Los ratones con carga tumoral avanzada se sacrificaron al mostrar síntomas de parálisis de las extremidades posteriores, hinchazón craneal y/o morbilidad. Como se muestra en la Figura 9, la ADC de h20F3-vcMMAE(4) HDLD produjo un retraso tumoral significativo (P = 0,0002 prueba de Mantel-Cox) en comparación con ADC de hlgG-vcMMAE(4) de control a un nivel de dosis de 3,0 mg/kg. La ADC de h20F3-auristatina2(8) produjo 2/10 o 9/10 respuestas completas duraderas a los niveles de dosis de 1,0 mg/kg y 3,0 mg/kg, respectivamente. Las ADC de auristatina2 anti-NTB-A tuvieron una actividad antitumoral significativamente mayor que las ADC vcMMAE(4) a niveles de dosis de 1,0 mg/kg (P = 0,0002 prueba de Mantel-Cox) y 3,0 mg/kg (P < 0,0001 prueba de Mantel-Cox).
Los ratones SCID (C.B-17/Sz-Prkdcscid) se implantaron con 5 millones de células de leucemia mieloide aguda HNT-34 por animal por vía subcutánea. Cuando el volumen tumoral medio alcanzó 100 mm3, n=10 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC anti-NTB-A h20F3-vcMMAE(4), h20F3-auristatina2/(8), o ADC de control no enlazante hIgG-vcMMAE(4) y hIgG-auristatina2(8). Los niveles de dosis de ADC examinados fueron 3,0 mg/kg y 1,0 mg/kg. Los ratones individuales se sacrificaron cuando el volumen del tumor HNT-34 subcutáneo alcanzó 1000 mm3. Como se muestra en la Figura 10, los ADC de HDLD h20F3 vcMMAE(4) y auristatina2(8) fueron muy activos en el modelo de AML subcutánea HNT-34. La ADC de h20F3-vcMMAE(4) produjo respuestas completas duraderas en 4/10 o 9/10 ratones a niveles de dosis de 1,0 mg/kg o 3,0 mg/kg, respectivamente. La ADC de h20F3-auristatina2(8) produjo 3/10 o 9/10 respuestas completas duraderas a niveles de dosis de 1,0 mg/kg o 3,0 mg/kg, respectivamente.
Ejemplo 9: Estudios de xenoinjerto no hodkiniano in vivo
Los ratones SCID (C.B-17/Sz-Prkdcscid) se implantaron con 5 millones de células de linfoma no hodkiniano Raji por animal por vía subcutánea. Cuando el volumen tumoral medio alcanzó 100 mm3, n=6 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC de PBD h20F3ec-1910(2) o ADC de PBD de control hIgGec-1910(2). Los niveles de dosis de ADC de PBD examinados fueron 100 ug/kg, 50 ug/kg y 25 ug/kg. Los ratones individuales se sacrificaron cuando el volumen del tumor Raji subcutáneo alcanzó 1000 mm3. Como se muestra en la Figura 11, los ADC de dímero de PBD h20F3ec-1910(2) HDLD produjeron respuestas completas duraderas en todos los ratones a un nivel de dosis de 100 μg/kg. Además, la ADC de PBD h20F3ec-1910(2) produjo respuestas completas duraderas en 4/6 ratones a un nivel de dosis de 50 ug/kg, mientras que el retardo del crecimiento tumoral se observó al nivel de dosis de 25 ug/kg. El ADC de PBD de control hIgGec-1910(2) no tuvo actividad antitumoral a 100 ug/kg y produjo 0/6 respuestas completas.
Los ratones SCID (C.B-17/Sz-Prkdcscid) se implantaron con 5 millones de células de linfoma no hodkiniano WSU-DLCL2 por animal por vía subcutánea. Cuando el volumen tumoral medio alcanzó 100 mm3, n=8 ratones por grupo de tratamiento recibieron una sola inyección intraperitoneal de ADC de PBD h20F3ec-1910(2) o ADC de PBD de control hIgGec-1910(2). Los niveles de dosis de ADC de PBD examinados fueron 100 ug/kg, 50 ug/kg y 25 ug/kg. Los ratones individuales se sacrificaron cuando el volumen del tumor WSU-DLCL2 subcutáneo alcanzó 1000 mm3. Como se muestra en la Figura 12, los ADC de dímero de PBD h20F3ec-1910(2) HDLD produjeron respuestas completas duraderas en 2/8 ratones a un nivel de dosis de 100 ug/kg. A niveles de dosis más bajos de 25 ug/kg y 50 ug/kg, la ADC de PBD h20F3ec-1910(2) produjo retardos medibles del crecimiento tumoral en relación con los ratones no tratados. La ADC de PBD de control hlgGec-1910(2) no tuvo actividad antitumoral a 100 ug/kg y produjo 0/8 respuestas completas.
Listado de secuencias
La sec. con núm. de ident.:1 es la secuencia de aminoácidos de NTB-A humana.

La sec. con núm. de ident.:2 es la secuencia de aminoácidos de NTB -A de cynomolgus.

La sec. con núm. de ident.:3 es la secuencia de aminoácidos de la región variable madura de la cadena pesada de 20F3 murino.

La sec. con núm. de ident.:4 es la secuencia de aminoácidos de la región variable madura de cadena pesada del 20F3 humanizado sin retromutaciones y con CDR murinas, según lo definido por Kabat.

La sec. con núm. de ident.:5 es la secuencia de aminoácidos de la región variable madura de cadena pesada del HA de 20F3 humanizado.

La sec. con núm. de ident.:6 es la secuencia de aminoácidos de la región variable madura de cadena pesada del HB de 20F3 humanizado.

La sec. con núm. de ident.:7 es la secuencia de aminoácidos de la región variable madura de cadena pesada del HC de 20F3 humanizado.

La sec. con núm. de ident.:8 es la secuencia de aminoácidos de la región variable madura de cadena pesada del HD de 20F3 humanizado.

La sec. con núm. de ident.:9 es la secuencia de aminoácidos de la región variable madura de cadena pesada del HE de 20F3 humanizado.

La sec. con núm. de ident.:10 es la secuencia de aminoácidos de CDR-H1 de 20F3 murino y humanizado, según lo definido por Kabat.
NYGMN
La sec. con núm. de ident.:11 es la secuencia de aminoácidos de CDR-H2 de 20F3 murino y humanizado, según lo definido por Kabat.
WINTYSGEPRYADDFKG
La sec. con núm. de ident.:12 es la secuencia de aminoácidos de CDR-H3 de 20F3 murino y humanizado, según lo definido por Kabat.
DYGRWYFDV
La sec. con núm. de ident.:13 es la secuencia de aminoácidos de la región variable madura de cadena ligera de 20F3 murino.

La sec. con núm. de ident.:14 es la secuencia de aminoácidos de la región variable madura de cadena ligera del 20F3 humanizado sin retromutaciones y con CDR murinas, según lo definido por Kabat.

La sec. con núm. de ident.:15 es la secuencia de aminoácidos de la región variable madura de cadena ligera del LA de 20F3 humanizado.

La sec. con núm. de ident.:16 es la secuencia de aminoácidos de la región variable madura de cadena ligera del LB de 20F3 humanizado.

La sec. con núm. de ident.:17 es la secuencia de aminoácidos de la región variable madura de cadena ligera del LC de 20F3 humanizado.

La sec. con núm. de ident.:18 es la secuencia de aminoácidos de la región variable madura de cadena ligera del LD de 20F3 humanizado.
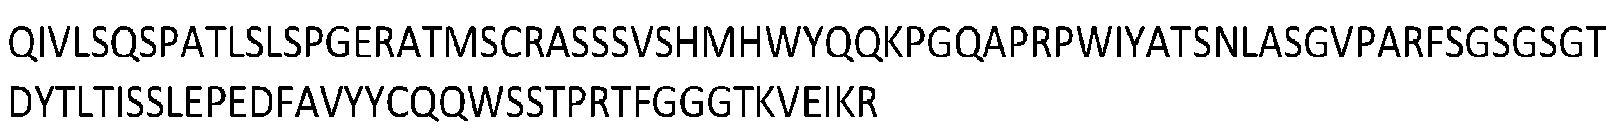
La sec. con núm. de ident.:19 es la secuencia de aminoácidos de CDR-L1 de 20F3 murino y humanizado, según lo definido por Kabat.
RASSSVSHMH
La sec. con núm. de ident.:20 es la secuencia de aminoácidos de CDR-L2 de 20F3 murino y humanizado, según lo definido por Kabat.
ATSNLAS
La sec. con núm. de ident.:21 es la secuencia de aminoácidos de CDR-L3 de 20F3 murino y humanizado, según lo definido por Kabat.
QQWSSTPRT
La sec. con núm. de ident.:22 es la secuencia de aminoácidos de CDR-H1 de 20F3 murino, según lo definido por IMGT. GYTFTNYG
La sec. con núm. de ident.:23 es la secuencia de aminoácidos de CDR-H2 de 20F3 murino, según lo definido por IMGT. INTYSGEP
La sec. con núm. de ident.:24 es la secuencia de aminoácidos de CDR-H3 de 20F3 murino, según lo definido por IMGT. ARDYGRWYFDV
La sec. con núm. de ident.:25 es la secuencia de aminoácidos de CDR-L1 de 20F3 murino, según lo definido por IMGT. SSVSH
La secuencia de aminoácidos de CDR-L2 de 20F3 murino, según lo definido por IMGT es: ATS
La sec. con núm. de ident.:26 es la secuencia de aminoácidos de CDR-L3 de 20F3 murino, según lo definido por IMGT. QQWSSTPRT
La sec. con núm. de ident.:27 es la secuencia de aminoácidos de una región constante de cadena ligera humana.

La sec. con núm. de ident.:28 es la secuencia de aminoácidos de una región constante de cadena pesada humana de origen natural.

La sec. con núm. de ident.:29 es la secuencia de aminoácidos de una región constante de la cadena pesada humana variante (S239C).

Claims (37)
1. Un anticuerpo que se une específicamente a la proteína NTB-A humana, en donde el anticuerpo comprende las tres regiones determinantes de complementariedad de cadena pesada de la sec. con núm. de ident.:3 y las 3 CDR de cadena ligera de la sec. con núm. de ident.:13, en donde las CDR de cadena pesada de Kabat son las establecidas en las sec. con núms. de ident: 10 hasta 12 y las CDR de cadena ligera de Kabat son las establecidas en las sec. con núms. de ident.: 19-21, o en donde las CDR de cadena pesada de IMGT son las establecidas en las sec. con núms. de ident.: 22-24 y las CDR de cadena ligera de IMGT son las establecidas en las sec. con núms. de ident.: 25-27.
2. El anticuerpo de la reivindicación 1 que es un anticuerpo humanizado.
3. El anticuerpo de la reivindicación 1 o 2, que comprende una región variable de cadena pesada madura que tiene al menos un 90 % de identidad de secuencia con la sec. con núm. de ident.:8 y una región variable de cadena ligera madura que tiene al menos un 90 % de identidad de secuencia con la sec. con núm. de ident.:18.
4. El anticuerpo de la reivindicación 3, en donde la región variable de cadena pesada madura tiene al menos un 95 % de identidad de secuencia con la sec. con núm. de ident.:8 y la región variable de cadena ligera madura tiene al menos un 95 % de identidad de secuencia con la sec. con núm. de ident.: 18.
5. El anticuerpo de la reivindicación 3 o 4, en donde las siguientes posiciones marco de la región variable están ocupadas según se especifica: H2 está ocupado por I, H38 está ocupado por R o K, H44 está ocupado por D o G, H46 está ocupado por K o E, H68 está ocupado por V o A, H73 está ocupado por K, H76 está ocupado por N o S, H91 está ocupado por Y o F, L1 está ocupado por Q o E, L5 está ocupado por S o T, L21 está ocupado por M o L, L46 está ocupado por P, L47 está ocupado por W, L58 está ocupado por V o I, Y L71 está ocupado por Y; la numeración es a través del sistema de numeración de Kabat,
o en donde las siguientes posiciones marco de la región variable están ocupadas según se especifica: H2 está ocupado por I, H38 está ocupado por R, H44 está ocupado por D, H46 está ocupado por K, H68 está ocupado por V, H73 está ocupado por K, H76 está ocupado por N, H91 está ocupado por Y, L1 está ocupado por Q, L5 está ocupado por S, L21 está ocupado por M, L46 está ocupado por P, L47 está ocupado por W, L58 está ocupado por V, L71 está ocupado por Y; la numeración es a través del sistema de numeración de Kabat,
o en donde las siguientes posiciones marco de la región variable están ocupadas según se especifica: H2 ocupado por I, H44 ocupado por D, H46 ocupado por K, H73 ocupado por K, H76 ocupado por N, L1 ocupado por Q, L5 ocupado por S, L21 ocupado por M, L46 ocupado por P, L47 ocupado por W, L58 ocupado por V, L71 ocupado por Y; la numeración se realiza a través del sistema de numeración de Kabat.
6. El anticuerpo de la reivindicación 1 que es HALA, HALB, HALC, HALD, HBLA, HBLB, HBLC, HBLD, HCLA, HCLB, HCLC, HCLD, HDLA, HDLB, HDLC, HELA, HELB, HELC, y HELD,
en donde HA hasta HE corresponde a regiones variables de cadena pesada humanizadas,
en donde HA es la sec. con núm. de ident.: 5, HB es la sec. con núm. de ident.: 6, HC es la sec. con núm. de ident.: 7, HD es la sec. con núm. de ident.: 8, y HE es la sec. con núm. de ident.:9, y
en donde LA hasta LD corresponden a regiones variables de cadena ligera humanizadas,
en donde LA es la sec. con núm. de ident.: 15, LB es la sec. con núm. de ident.: 16, LC es sec. con núm. de ident.: 17 y LD es sec. con núm. de ident.: 18.
7. El anticuerpo de una cualquiera de las reivindicaciones anteriores, en donde la región variable de cadena pesada madura está fusionada a una región constante de cadena pesada y la región variable de cadena ligera madura está fusionada a una región constante de cadena ligera.
8. El anticuerpo de la reivindicación 7, en donde la región constante de cadena pesada es una forma mutante de la región constante humana natural que tiene una unión reducida a un receptor Fcgamma con respecto a la región constante humana natural.
9. El anticuerpo de la reivindicación 7, en donde la región constante de cadena pesada es de isotipo IgG1.
10. El anticuerpo de la reivindicación 7, en donde la región constante de cadena pesada tiene una secuencia de aminoácidos que comprende la sec. con núm. de ident.:29 o la sec. con núm. de ident.:30 y la región constante de cadena ligera tiene una secuencia de aminoácidos que comprende la sec. con núm. de ident.:28.
11. El anticuerpo de la reivindicación 1, en donde el anticuerpo comprende un scFv.
12. El anticuerpo de la reivindicación 11, en donde el anticuerpo consiste en un scFv.
13. El anticuerpo de una cualquiera de las reivindicaciones 1 - 12, que tiene una constante de disociación para NTB-A humano o de mono cynomolgus dentro de un factor de 5 de la de un anticuerpo que comprende una región variable de cadena pesada de la sec. con núm. de ident. 8 y una región variable de cadena ligera de la sec. con núm. de ident. 18.
14. El anticuerpo de cualquier reivindicación anterior, en donde el anticuerpo es un anticuerpo biespecífico.
15. Un ácido nucleico que codifica una región variable de cadena pesada madura y una región variable de la cadena ligera madura como se define en cualquiera de las reivindicaciones 1-14.
16. Un compuesto conjugado de anticuerpo-fármaco que comprende el anticuerpo de una cualquiera de las reivindicaciones 1-14, en donde el anticuerpo se conjuga con un agente citotóxico o citostático.
17. Un compuesto conjugado de anticuerpo-fármaco de la reivindicación 16, en donde el anticuerpo se conjuga con un agente citotóxico.
18. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 17, en donde el agente citotóxico es un maitansinoide, auristatina, pirrolo[1,4]benzodiazepina, indolinobenzodiazepina o dinobenzodiazepina de oxazoli.
19. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 18, en donde el agente citotóxico es una pirrolo[1,4]benzodiazepina.
20. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 19, en donde el agente citotóxico es

en donde el subíndice n es 1 o 3; o una sal, solvato, o solvato de la sal farmacéuticamente aceptable del mismo.
21. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 16, en donde el agente citotóxico es camptotecina.
22. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 16, en donde el agente citotóxico es una auristatina.
23. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 21, en donde el agente citotóxico es MMAE o MMAF.
24. Un compuesto conjugado de anticuerpo-fármaco anti-NTBA según la reivindicación 19, que tiene la fórmula

o una sal, solvato, o solvato de la sal farmacéuticamente; en donde
el subíndice n es 1 o 3;
LU es una unidad de enlazador escindible;
Ab es un anticuerpo según se establece en una cualquiera de las reivindicaciones 1 hasta 14;
el subíndice p es un número entero desde 1 hasta 4.
25. Un compuesto conjugado de anticuerpo-fármaco anti-NTBA de la reivindicación 21 que tiene la fórmula

o una sal, solvato, o solvato de la sal farmacéuticamente; en donde
el subíndice n es 1 o 3;
el subíndice m es 2 hasta 5,
Ab es un anticuerpo según se establece en una cualquiera de las reivindicaciones 1 hasta 14;
el subíndice p es un número entero comprendido desde 1 hasta 4, particularmente con la fórmula:
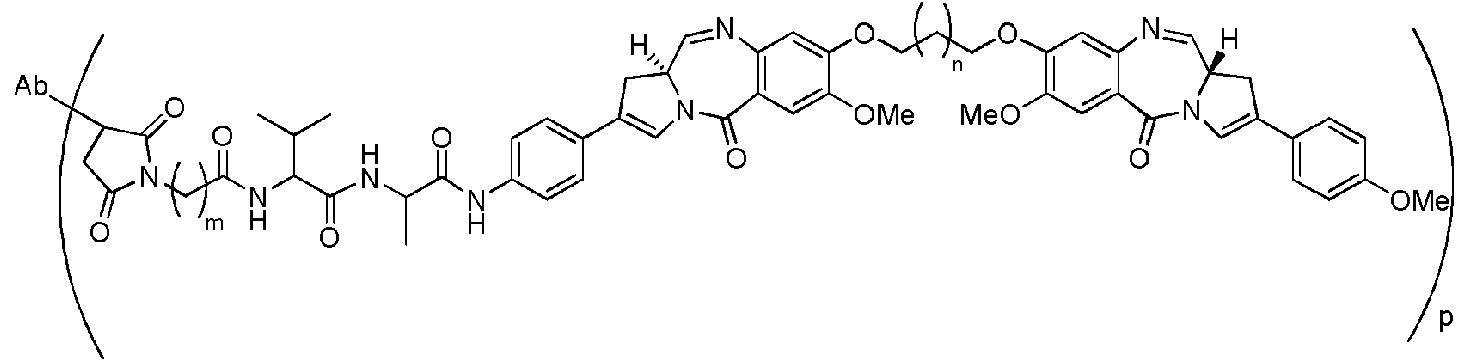
o una sal, solvato o solvato de la sal farmacéuticamente, o que tiene la fórmula:

o una sal, solvato o solvato de la sal farmacéuticamente.
26. El compuesto conjugado de anticuerpo-fármaco de la reivindicación 24 o 25, en donde n es 1,3 o 5.
27. El compuesto conjugado anticuerpo-fármaco de una cualquiera de las reivindicaciones 24 hasta 26, en donde la unión a Ab es a través de un átomo de azufre de un residuo de cisteína diseñado del Ab.
28. El compuesto conjugado de anticuerpo-fármaco de una cualquiera de las reivindicaciones 24 hasta 27, en donde la unión a Ab es a través de un átomo de azufre o un residuo de cisteína diseñado en la posición 239 de la región constante de cadena pesada, según el sistema de numeración del índice EU.
29. El compuesto conjugado de anticuerpo-fármaco de una cualquiera de las reivindicaciones 24 a 28, en donde p es 2.
30. Una composición conjugada de anticuerpo-fármaco que comprende una población de moléculas del compuesto conjugado de anticuerpo-fármaco de cualquiera de las reivindicaciones 16 hasta 29.
31. Una composición farmacéutica que comprende la composición de la reivindicación 30 o un anticuerpo de cualquiera de las reivindicaciones 1-14, y un portador farmacéuticamente aceptable.
32. Una composición de cualquiera de las reivindicaciones 30 o 31 para usar en un método de tratamiento de un paciente que tiene un cáncer que expresa NTB-A, que comprende administrar al paciente un régimen efectivo de la composición.
33. La composición para el uso de la reivindicación 32, en donde el cáncer es un mieloma múltiple, linfoma no hodkiniano, leucemia mieloide aguda, leucemia linfocítica crónica, amiloidosis primaria, macroglobulinemia de Waldenstrom o gammapatía monoclonal de significado no determinado (MGUS).
34. La composición para el uso de la reivindicación 32, en donde el cáncer es un linfoma de células T.
35. Una composición de cualquiera de las reivindicaciones 30 o 31 para usar en un método de tratamiento de un paciente que tiene una enfermedad autoinmunitaria, que comprende administrar al paciente un régimen efectivo de la composición.
36. Un método ex vivo para producir un anticuerpo según una cualquiera de las reivindicaciones 1 hasta 14 que comprende la expresión recombinante de un ácido nucleico de la reivindicación 15 en una célula huésped.
37. Un método para producir un compuesto conjugado de anticuerpo-fármaco de una cualquiera de las reivindicaciones 16 hasta 29, que comprende conjugar un anticuerpo según una cualquiera de las reivindicaciones 1 hasta 14 a un agente citotóxico o citostático.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562186596P | 2015-06-30 | 2015-06-30 | |
| US201662321849P | 2016-04-13 | 2016-04-13 | |
| PCT/US2016/040307 WO2017004330A1 (en) | 2015-06-30 | 2016-06-30 | Anti-ntb-a antibodies and related compositions and methods |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2955961T3 true ES2955961T3 (es) | 2023-12-11 |
Family
ID=57609137
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16818762T Active ES2955961T3 (es) | 2015-06-30 | 2016-06-30 | Anticuerpos anti-ntb-a y composiciones y métodos relacionados |
Country Status (22)
| Country | Link |
|---|---|
| US (2) | US11351269B2 (es) |
| EP (2) | EP4302784A3 (es) |
| JP (2) | JP6879947B2 (es) |
| KR (1) | KR20180021705A (es) |
| CN (2) | CN116063502A (es) |
| AU (2) | AU2016287647A1 (es) |
| BR (1) | BR112017027498A2 (es) |
| CY (1) | CY1126442T1 (es) |
| DK (1) | DK3316909T5 (es) |
| EA (1) | EA201890158A1 (es) |
| ES (1) | ES2955961T3 (es) |
| FI (1) | FI3316909T3 (es) |
| HU (1) | HUE063320T2 (es) |
| IL (2) | IL303690A (es) |
| MX (1) | MX2017017049A (es) |
| NZ (1) | NZ737418A (es) |
| PL (1) | PL3316909T3 (es) |
| PT (1) | PT3316909T (es) |
| SG (1) | SG10202005460RA (es) |
| SI (1) | SI3316909T1 (es) |
| WO (1) | WO2017004330A1 (es) |
| ZA (1) | ZA201707869B (es) |
Families Citing this family (28)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2014100740A1 (en) * | 2012-12-21 | 2014-06-26 | Seattle Genetics, Inc. | Anti-ntb-a antibodies and related compositions and methods |
| KR20180021705A (ko) | 2015-06-30 | 2018-03-05 | 시애틀 지네틱스, 인크. | 항-ntb-a 항체 및 관련 조성물 및 방법 |
| CA3177215C (en) | 2017-09-29 | 2026-06-09 | Daiichi Sankyo Company, Limited | Antibody-pyrrolobenzodiazepine derivative conjugate |
| TWI920652B (zh) | 2018-06-07 | 2026-04-01 | 美商思進公司 | 喜樹鹼結合物 |
| CA3119956A1 (en) | 2018-11-14 | 2020-05-22 | Daiichi Sankyo Company, Limited | Anti-cdh6 antibody-pyrrolobenzodiazepine derivative conjugate |
| EP3950061A4 (en) | 2019-03-25 | 2022-11-16 | Daiichi Sankyo Company, Limited | ANTIBODY PYRROLOBENZODIAZEPINE DERIVATIVE CONJUGATE |
| BR112021017616A2 (pt) | 2019-03-25 | 2021-11-09 | Daiichi Sankyo Co Ltd | Conjugado de derivado de anticorpo anti-her2-pirrolobenzodiazepina |
| EP3949988A4 (en) | 2019-03-27 | 2022-11-16 | Daiichi Sankyo Company, Limited | COMBINATION OF AN ANTIBODY-PYRROLOBENZODIAZEPINE DERIVATIVE CONJUGATE AND A PARP INHIBITOR |
| JP7604401B2 (ja) * | 2019-07-03 | 2024-12-23 | オックスフォード バイオセラピューティックス リミテッド | 抗体および使用方法 |
| KR20220079606A (ko) | 2019-10-04 | 2022-06-13 | 씨젠 인크. | 캄프토테신 펩티드 접합체 |
| WO2021067820A1 (en) | 2019-10-04 | 2021-04-08 | Seagen Inc. | Formulation of antibody-drug conjugate |
| WO2021111005A1 (en) * | 2019-12-06 | 2021-06-10 | Thoas Fioretos | Novel agents and uses thereof |
| AU2021251875A1 (en) | 2020-04-10 | 2022-11-03 | Seagen Inc. | Charge variant linkers |
| EP4209506A4 (en) | 2020-09-02 | 2024-10-09 | Daiichi Sankyo Company, Limited | NEW ENDO-N-ACETYL GLUCOSAMINIDASE |
| MX2023005979A (es) * | 2020-11-20 | 2023-08-11 | Scherer Technologies Llc R P | Enlazadores de escisión doble de glicósido para conjugados de anticuerpo y fármaco. |
| CN117425501A (zh) | 2021-01-13 | 2024-01-19 | 纪念斯隆凯特琳癌症中心 | 抗体-吡咯并苯二氮䓬衍生物缀合物 |
| JP2024510435A (ja) | 2021-03-18 | 2024-03-07 | シージェン インコーポレイテッド | 生体活性化合物の内部移行複合体からの選択的薬物放出 |
| CA3212610A1 (en) | 2021-04-20 | 2022-10-27 | Philip MOQUIST | Modulation of antibody-dependent cellular cytotoxicity |
| IL308795A (en) | 2021-05-28 | 2024-01-01 | Seagen Inc | Anthracycline antibody conjugates |
| WO2023100829A1 (ja) | 2021-11-30 | 2023-06-08 | 第一三共株式会社 | プロテアーゼ分解性マスク抗体 |
| AU2023218678A1 (en) | 2022-02-09 | 2024-08-01 | Daiichi Sankyo Company, Limited | Environmentally responsive masked antibody and use thereof |
| IL315341A (en) | 2022-03-02 | 2024-10-01 | Daiichi Sankyo Co Ltd | METHOD FOR PRODUCING Fc-CONTAINING MOLECULE |
| KR20250004952A (ko) | 2022-03-17 | 2025-01-08 | 씨젠 인크. | 캄프토테신 접합체 |
| WO2024129756A1 (en) | 2022-12-13 | 2024-06-20 | Seagen Inc. | Site-specific engineered cysteine antibody drug conjugates |
| EP4716697A2 (en) | 2023-05-23 | 2026-04-01 | Lead Biologics International AB | Antibodies and uses thereof |
| TW202535940A (zh) | 2023-10-24 | 2025-09-16 | 美商思進公司 | 化學治療化合物及使用方法 |
| WO2025149947A1 (en) | 2024-01-12 | 2025-07-17 | Seagen Inc. | Antibody-drug conjugates |
| WO2025154050A1 (en) * | 2024-01-17 | 2025-07-24 | Hadasit Medical Research Services & Development Ltd. | Antibodies directed to slamf6 |
Family Cites Families (33)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5225539A (en) | 1986-03-27 | 1993-07-06 | Medical Research Council | Recombinant altered antibodies and methods of making altered antibodies |
| US4880935A (en) | 1986-07-11 | 1989-11-14 | Icrf (Patents) Limited | Heterobifunctional linking agents derived from N-succinimido-dithio-alpha methyl-methylene-benzoates |
| JP3101690B2 (ja) | 1987-03-18 | 2000-10-23 | エス・ビィ・2・インコーポレイテッド | 変性抗体の、または変性抗体に関する改良 |
| IL89220A (en) | 1988-02-11 | 1994-02-27 | Bristol Myers Squibb Co | Anthracycline immunoconjugates, their production and pharmaceutical compositions containing them |
| FI903489A7 (fi) | 1988-11-11 | 1990-07-10 | Medical Res Council | Yhden osan sisältävät ligandit, näitä ligandeja sisältävät reseptorit, menetelmiä niiden valmistamiseksi sekä ligandien ja reseptorien käytt ö |
| US5530101A (en) | 1988-12-28 | 1996-06-25 | Protein Design Labs, Inc. | Humanized immunoglobulins |
| US5859205A (en) | 1989-12-21 | 1999-01-12 | Celltech Limited | Humanised antibodies |
| EP0590058B1 (en) | 1991-06-14 | 2003-11-26 | Genentech, Inc. | HUMANIZED Heregulin ANTIBODy |
| US5622929A (en) | 1992-01-23 | 1997-04-22 | Bristol-Myers Squibb Company | Thioether conjugates |
| EP0871490B1 (en) | 1995-12-22 | 2003-03-19 | Bristol-Myers Squibb Company | Branched hydrazone linkers |
| US5834597A (en) | 1996-05-20 | 1998-11-10 | Protein Design Labs, Inc. | Mutated nonactivating IgG2 domains and anti CD3 antibodies incorporating the same |
| MY128897A (en) | 1999-02-05 | 2007-02-28 | Samsung Electronics Co Ltd | Image texture retrieving method and apparatus thereof |
| AU2002368077B2 (en) | 2001-07-12 | 2010-03-04 | Jefferson Foote | Super humanized antibodies |
| ES2369542T3 (es) | 2002-07-31 | 2011-12-01 | Seattle Genetics, Inc. | Conjugados de auristatina y su uso para tratar cáncer, una enfermedad autoinmune o una enfermedad infecciosa. |
| ES2605443T3 (es) | 2003-11-06 | 2017-03-14 | Seattle Genetics, Inc. | Conjugados de auristatina con anticuerpos anti-HER2 o anti-CD22 y su uso en terapia |
| DE10355904A1 (de) * | 2003-11-29 | 2005-06-30 | Merck Patent Gmbh | Feste Formen von anti-EGFR-Antikörpern |
| AU2005290250A1 (en) | 2004-07-30 | 2006-04-06 | Rinat Neuroscience Corp. | Antibodies directed against amyloid-beta peptide and methods using same |
| ES2708763T3 (es) | 2005-07-07 | 2019-04-11 | Seattle Genetics Inc | Compuestos de monometilvalina que tienen modificaciones de la cadena lateral de fenilalanina en el extremo C |
| WO2007008848A2 (en) | 2005-07-07 | 2007-01-18 | Seattle Genetics, Inc. | Monomethylvaline compounds having phenylalanine carboxy modifications at the c-terminus |
| RU2009107707A (ru) * | 2006-08-04 | 2010-09-10 | Новартис АГ (CH) | СПЕЦИФИЧНОЕ К EphB3 АНТИТЕЛО И ЕГО ПРИМЕНЕНИЕ |
| TW200823237A (en) * | 2006-08-28 | 2008-06-01 | Nuvelo Inc | Antibodies to NTB-A |
| PL2099823T5 (pl) | 2006-12-01 | 2023-02-20 | Seagen Inc. | Wariant środków wiążących cel i jego zastosowania |
| CN101903403B (zh) | 2007-10-19 | 2016-03-16 | 西雅图基因公司 | Cd19结合剂及其应用 |
| CN103068405A (zh) | 2010-04-15 | 2013-04-24 | 西雅图基因公司 | 靶向吡咯并苯并二氮杂卓结合物 |
| US10472679B2 (en) | 2012-05-15 | 2019-11-12 | Cornell University | Non-invasive method of diagnosing renal fibrosis |
| US20130309223A1 (en) | 2012-05-18 | 2013-11-21 | Seattle Genetics, Inc. | CD33 Antibodies And Use Of Same To Treat Cancer |
| KR101995620B1 (ko) | 2012-10-12 | 2019-07-03 | 에이디씨 테라퓨틱스 에스에이 | 피롤로벤조디아제핀-항체 컨주게이트 |
| WO2014100740A1 (en) * | 2012-12-21 | 2014-06-26 | Seattle Genetics, Inc. | Anti-ntb-a antibodies and related compositions and methods |
| SG10201707233UA (en) * | 2013-03-14 | 2017-10-30 | Shionogi & Co | Monoclonal antibody, inhibiting the enzymatic activity of vascular endothelial lipase |
| US20160311918A1 (en) * | 2013-12-16 | 2016-10-27 | Texas Tech University System | Anti-Ron Monoclonal Antibodies as a Cytotoxic Drug Delivery System for Targeted Cancer Therapy |
| TWI734410B (zh) * | 2014-09-11 | 2021-07-21 | 日商塩野義製藥股份有限公司 | 阻礙血管內皮脂酶之酵素活性的人類化單株抗體 |
| KR20180021705A (ko) | 2015-06-30 | 2018-03-05 | 시애틀 지네틱스, 인크. | 항-ntb-a 항체 및 관련 조성물 및 방법 |
| WO2017160954A1 (en) | 2016-03-15 | 2017-09-21 | Seattle Genetics, Inc. | Combinations of pbd-based antibody drug conjugates with bcl-2 inhibitors |
-
2016
- 2016-06-30 KR KR1020177036145A patent/KR20180021705A/ko active Pending
- 2016-06-30 IL IL303690A patent/IL303690A/en unknown
- 2016-06-30 SI SI201631741T patent/SI3316909T1/sl unknown
- 2016-06-30 EP EP23190081.2A patent/EP4302784A3/en not_active Withdrawn
- 2016-06-30 CN CN202211047388.1A patent/CN116063502A/zh not_active Withdrawn
- 2016-06-30 FI FIEP16818762.3T patent/FI3316909T3/fi active
- 2016-06-30 PT PT168187623T patent/PT3316909T/pt unknown
- 2016-06-30 MX MX2017017049A patent/MX2017017049A/es unknown
- 2016-06-30 SG SG10202005460RA patent/SG10202005460RA/en unknown
- 2016-06-30 EA EA201890158A patent/EA201890158A1/ru unknown
- 2016-06-30 ES ES16818762T patent/ES2955961T3/es active Active
- 2016-06-30 BR BR112017027498A patent/BR112017027498A2/pt not_active Application Discontinuation
- 2016-06-30 EP EP16818762.3A patent/EP3316909B1/en active Active
- 2016-06-30 NZ NZ737418A patent/NZ737418A/en unknown
- 2016-06-30 JP JP2017567180A patent/JP6879947B2/ja not_active Expired - Fee Related
- 2016-06-30 WO PCT/US2016/040307 patent/WO2017004330A1/en not_active Ceased
- 2016-06-30 AU AU2016287647A patent/AU2016287647A1/en not_active Abandoned
- 2016-06-30 HU HUE16818762A patent/HUE063320T2/hu unknown
- 2016-06-30 IL IL256295A patent/IL256295B2/en unknown
- 2016-06-30 PL PL16818762.3T patent/PL3316909T3/pl unknown
- 2016-06-30 CN CN201680038295.9A patent/CN107735105B/zh not_active Expired - Fee Related
- 2016-06-30 DK DK16818762.3T patent/DK3316909T5/da active
- 2016-06-30 US US15/739,363 patent/US11351269B2/en active Active
-
2017
- 2017-11-20 ZA ZA2017/07869A patent/ZA201707869B/en unknown
-
2021
- 2021-01-26 JP JP2021010171A patent/JP7194762B2/ja active Active
-
2022
- 2022-07-25 AU AU2022209203A patent/AU2022209203A1/en not_active Abandoned
- 2022-11-23 US US18/058,454 patent/US20230218776A1/en not_active Abandoned
-
2023
- 2023-11-20 CY CY20231100662T patent/CY1126442T1/el unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US20230218776A1 (en) | Anti-ntb-a antibodies and related compositions and methods | |
| US20230105802A1 (en) | Anti-ntb-a antibodies and related compositions and methods | |
| US20210047404A1 (en) | Cd33 antibodies and use of same to treat cancer | |
| CA2986796C (en) | Anti-ntb-a antibodies and related compositions and methods | |
| HK1253306B (en) | Anti-ntb-a antibodies and related compositions and methods | |
| EA044092B1 (ru) | Анти-ntb-a антитела и терапевтические композиции, их содержащие | |
| BR112014028507B1 (pt) | Anticorpos cd33 e uso dos mesmos para tratar câncer |