JP2012136502A - イミドイルクロリド化合物の製造方法及びそれを用いた各種化合物の製造方法 - Google Patents
イミドイルクロリド化合物の製造方法及びそれを用いた各種化合物の製造方法 Download PDFInfo
- Publication number
- JP2012136502A JP2012136502A JP2011174074A JP2011174074A JP2012136502A JP 2012136502 A JP2012136502 A JP 2012136502A JP 2011174074 A JP2011174074 A JP 2011174074A JP 2011174074 A JP2011174074 A JP 2011174074A JP 2012136502 A JP2012136502 A JP 2012136502A
- Authority
- JP
- Japan
- Prior art keywords
- compound
- chloride
- imidoyl
- imidoyl chloride
- chloride compound
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
- 0 CC(C)*CCC(C)(C)C(C)OC(N(C)C)Cl Chemical compound CC(C)*CCC(C)(C)C(C)OC(N(C)C)Cl 0.000 description 1
Landscapes
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Hydrogenated Pyridines (AREA)
Abstract
【手段】特定のアミド化合物と特定のフタル酸クロリド化合物を反応させ、特定のイミドイルクロリド化合物を生成させるイミドイルクロリド化合物の製造方法。
【選択図】なし
Description
しかしながら、従来イミドイルクロリド化合物を合成するために提案されている上記塩素化剤は、特殊な排ガス、排水処理設備が必要であったり、安全面で取り扱いが困難であったりする。また、工業的な生産に用いるには高価であり経済性に劣り、実際的な製造材料として広く利用されるには至っていない。
本発明は、上記従来技術に鑑み、取扱い性に劣る塩素化剤を必要とせず、イミドイルクロリド化合物を合成する新規な製造方法、並びにこれを用い、各種化合物を高収率かつ高純度で得る製造方法の提供を目的とする。
本発明は上記知見に基づき完成されたものであり、上記の課題は以下の手段により解決された。
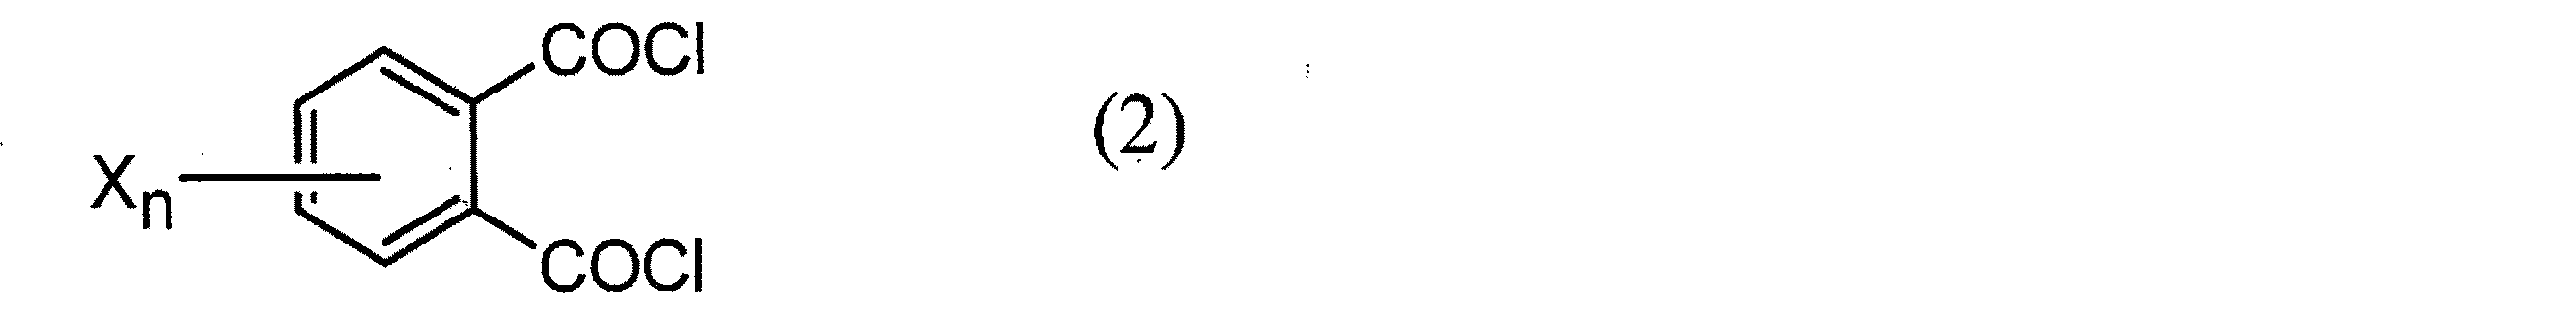
(2)一般式(1)で表される化合物が、N,N−ジメチルホルムアミド、N,N,N’,N’−テトラメチル尿素、または1,3−ジメチル−2−イミダゾリジノンであり、一般式(2)で表される化合物がフタル酸クロリドである(1)に記載のイミドイルクロリド化合物の製造方法。
(3)前記生成した一般式(3)で表されるイミドイルクロリド化合物をエーテル系溶媒で処理し、無水フタル酸化合物を取り除き、イミドイルクロリド化合物を結晶として取り出す(1)又は(2)に記載のイミドイルクロリド化合物の製造方法。
(4)前記エーテル系溶媒が、1,4−ジオキサン、テトラヒドロフラン、及び1,2−ジメトキシエタンから選ばれる(3)記載のイミドイルクロリド化合物の製造方法。
(5)前記生成した一般式(3)で表されるイミドイルクロリド化合物をトルエン化合物と一般式(1)で表されるアミド化合物の混合溶媒で処理し、無水フタル酸化合物を取り除き、イミドイルクロリド化合物を結晶として取り出す(1)又は(2)に記載のイミドイルクロリド化合物の製造方法。
(6)前記(1)〜(5)のいずれか1項に記載の製造方法で得たイミドイルクロリド化合物を単離し、または単離せずに、あるいは前記イミドイルクロリド化合物の生成の際に、酸素原子を含む有機化合物と接触させ、脱酸素クロル化の反応をさせる脱酸素クロル化生成物の製造方法。
(7)前記酸素原子を含む有機化合物が、カルボン酸化合物、アルコール化合物、アルデヒド化合物、又はケトン化合物である(6)に記載の製造方法。
(8)(1)〜(5)のいずれか1項に記載の製造方法で得たイミドイルクロリド化合物を単離し、または単離せずに、あるいは前記イミドイルクロリド化合物の生成の際に、電子豊富な芳香族化合物と反応させ、加水分解し芳香核にホルミル基を導入するホルミル基保有芳香族化合物の製造方法。
本発明の製造方法においては、アミド化合物をフタル酸クロリド化合物と反応させイミドイルクロリド化合物に変換する。必要によりその反応場を所定の塩素化ないしホルミル化反応に適用したり、イミドイルクロリド化合物を単離して上記反応に供することができる。その結果、本発明によれば、従来用いられてきたホスゲン、オキシ塩化リン、塩化チオニル、蓚酸ジクロリドなどの塩素化剤に代えて、安全で安価なフタル酸クロリド化合物を用いることができ、これまで難しかったイミドイルクロリド化合物の合成ないしこれを利用した反応生成物の工業的規模での生産に好適に対応することができる。このような顕著な効果を達成した理由は一部推定を含むが下記のように説明することができる。
本発明で用いられるフタル酸クロリド化合物はその置換基が反応に影響しないものならば特に制限はないが、無水フタル酸から既存の方法で調製できる無置換のフタル酸クロリドを用いることが安価で好ましい。具体的には、上記一般式(2)で表される化合物を用いる。一般式(2)中、Xは、水素原子、ハロゲン原子、又は低級アルキル基(例えば、炭素数1〜4のアルキル基)を表し、塩素原子、臭素原子、メチル基、エチル基であることが好ましく、水素原子、塩素原子、メチル基であることがより好ましい。nは1〜4の整数を表す。
アミド化合物にも構造的な制限はないが、ホスゲン等を用いる数多くの例が知られており、それらのいずれにも適応できる。本実施態様においては、上記一般式(1)で表される化合物を用いる。一般式(1)中、R1及びR2は、それぞれ独立に、水素原子、アルキル基、アリール基、又はアラルキル基を表す。このときのアルキル基としては、メチル基、エチル基、イソプロピル基であることが好ましく、メチル基であることがより好ましい。アリール基としては、フェニル基、置換フェニル基であることが好ましく、フェニル基、4−クロロフェニル基、4−メチルフェニル基であることがより好ましい。アラルキル基としては、ベンジル基、置換ベンジル基であることが好ましく、ベンジル基であることがより好ましい。
R3は、水素原子、アルキル基、アリール基又は置換アミノ基を表す。このときアルキル基としては、メチル基、エチル基、第3ブチル基であることが好ましく、メチル基であることがより好ましい。アリール基としてはフェニル基が好ましい。置換アミノ基としては、ジメチルアミノ基、モノメチルアミノ基、フェニルメチルアミノ基であることが好ましく、ジメチルアミノ基であることがより好ましい。
R1またはR2とR3とは環状構造を形成していてもよい。環状構造としては、ピペリジン環、ピロリジン環、アザシクロペンタノン環、ジアザシクロペンタノン環、ジアザシクロヘキサノン環などの構造が挙げられる。
フタル酸クロリド化合物とアミド化合物とを等モル量で混合すると、相当するイミドイルクロリド化合物と無水フタル酸誘導体(無水フタル酸化合物)を生成するように速やかに反応が進行する。その反応は基質により室温(約20℃)〜150℃の範囲で行うことができる。N−メチルホルムアミド、N,N−ジメチルホルムアミド(DMF)のようなホルムアミド化合物の場合には室温から50℃の間で反応を行うことが好ましい。DMAC,DMI,TMUのようなケトンタイプのアミド化合物では100〜150℃で反応することが好ましい。
フタル酸クロリド化合物とアミド化合物との供給比率は特に限定されないが、実際的な条件を考慮すると、フタル酸クロリド化合物に対して、単離する場合にはアミド化合物を1〜10当量とすることが好ましい。単離しない場合には0.01〜1当量とすることが好ましい。
イミドイルクロリド化合物は通常固体となるため、反応変化が目視で観測できる。後の反応に用いることを考慮して、イミドイルクロリド化合物の調製には溶媒を用いてもよいし、アミド化合物を溶媒と兼用したものとして用いてもよい。それらの場合、均一溶液あるいはスラリー状態となり、後の塩素化反応に好都合の形態となる。溶媒を用いる場合は特に制限はないが無水であることが好ましい。水があると、フタル酸クロリド化合物が加水分解されてしまう。それらの例として、DMF,DMAC,DMI、NMP以外に、1,2−ジメトキシエタン、ジグライム、1,4−ジオキサン、エーテル、テトラヒドロフラン,テトラヒドロピラン、トルエン、キシレン、クロロトルエン、塩化ベンゾイル等が挙げられる。
本発明の応用に係る実施態様として、上記の方法で調製したイミドイルクロリド化合物の合成反応場を、あるいはこれを単離したものを、従来知られている各種化合物の合成反応に提供することが挙げられる。その化学反応の例として、電子豊富なベンゼン核へのホルミル基の導入、カルボン酸から酸クロリドへの変換、アルコールから塩化物への変換、酸とアルコールからエステルの合成、アルデヒド基をジクロロメチル基へ変換などが挙げられ、幅広く適用できる。上記の公知の反応について説明された文献として、Marson,C.M ,Tetrahedron 1992年,48巻,3659頁 (前記非特許文献1)、Isobe,T.&Ishikawa,T.J.Org.Chem.1999年,64巻,6984頁、6989頁、5832頁(前記非特許文献2)、Fieser&Fieser、Reagent of Organic Synthesis(A Wiley Interscience Publication)4巻186頁,7巻422頁、Beilstein 4巻第IV増補版175頁、富岡清監訳、人名反応に学ぶ有機合成戦略(化学同人 2006年刊)468頁などが挙げられる。
ここで「電子豊富なベンゼン核」とは、電子供与基を置換基に持つベンゼン核という意味であり、その核をもつ芳香族に属する化合物を「電子豊富な芳香族化合物」という。電子豊富な芳香族化合物としては、例えばアニソール、ジメチルアミノベンゼン、1,2−ジメトキシベンゼン、1,3−ジメトキシベンゼン、1,2,3−トリメトキシベンゼン1,2―メチレンジオキシベンゼン等が挙げられる。
本実施態様においては、アミド化合物とフタル酸クロリド化合物とを用いてイミドイルクロリド化合物を合成する反応場を、そのまま各種化合物の生成等の反応に利用する。この場合、反応生成物中には無水フタル酸誘導体が副生し共存することとなるが、適当な溶媒を用いると溶解度の差により目的化合物を選択的に晶析させることができる。あるいは、目的化合物が液体の場合、蒸留により目的物を分離する方法を採用することが好ましい。また、目的化合物がアルカリ性水溶液により変化を受けない化合物である場合には、炭酸ナトリウム水溶液等のアルカリ水で処理すると無水フタル酸化合物が開環してナトリウム塩となり水層に溶解するので、目的化合物を有機溶媒で抽出する方法を採用することもできる。
分離した無水フタル酸誘導体は通常の有機化合物として廃棄することもできるし、既存の方法によってフタル酸クロリド誘導体に変換し再使用することもできる。このように、本実施態様の方法は、それ自体の安全性、有用性があるのみならず、副生物のリサイクルをも考慮した環境適合型のイミドイルクロリド化合物とそれらを用いる反応形態としても意義を有する。
本実施態様は、アミド化合物とフタル酸クロリド化合物から合成したイミドイルクロリド化合物と無水フタル酸化合物の混合物から、イミドイルクロリド化合物を単離する方法、並びにこれを目的の化合物の合成等の反応に適用することに関する。上記で述べたように無水フタル酸化合物は通常、次工程の塩素化反応に関与しないので、そのままの形で残るが生成物が固体である場合にはそれらの分離に手間がかかったり、収量ロスしたりする。そうした場合には、あらかじめ無水フタル酸化合物が混入していない純粋なイミドイルクロリド化合物を用いることが好ましい。
本実施態様によれば、イミドイルクロリド化合物と無水フタル酸化合物の混合物にエーテル系溶媒またはBTX化合物(ベンゼン、トルエン、キシレンのほか、そのハロゲン置換体を含む。)を用いると無水フタル酸化合物が溶媒に溶解するので、簡単なろ過操作で純粋なイミドイルクロリド化合物を結晶として単離することができる。エーテル系化合物の例としてジエチルエーテル、ジイソプロピルエーテル、テトラヒドロフラン、テトラヒドロピラン、1,4−ジオキサン、1,2−ジメトキシエタン、ジグライム、シクロペンチルメチルエーテルなどを挙げることができるが、中でもテトラヒドロフラン、1,4−ジオキサン、1,2−ジメトキシエタンが無水フタル酸を良く溶かすので好ましい。BTX化合物としてはトルエン、パラクロロトルエン、オルトクロロトルエン、クロロベンゼン、キシレンなどが挙げられる。このとき、溶解度の調整のために一般式(1)で表されるアミド化合物を混合して用いることもできる。溶媒の選定に当たっては、無水フタル酸がよく溶解してイミドイルクロリドが不溶なものほど好ましい。溶解度で規定をするならば、25℃で無水フタル酸を10%以上溶解する溶媒が好ましく、15%以上ならばより好ましく、20%以上ならばさらに好ましい。
得られた結晶はそのまま用いることもできるし、乾燥して用いることもできる。このようにして得られたN,N−ジメチルクロロメチレンイミニウムクロリドの結晶はほぼ純品であるので、例えば、等モルの基質と適当な溶媒の中で室温(20℃)〜60℃で攪拌すると容易に次工程の塩素化反応が進行し、簡単なろ過により高純度の塩素化合物が高収率で得られる。
アミド化合物にフタル酸クロリド類を作用させると、イミドイルクロリド化合物と無水フタル酸誘導体に変換されるが、多くの場合無水フタル酸誘導体は次工程の反応に直接関与せず未反応物として残るので、そのまま次工程の反応場に用いることができる。未反応の無水フタル酸誘導体は蒸留あるいは再結晶により容易に取り除くことができ、必要ならば回収しフタル酸クロリド類への再変換原料として用いることができる。従って、本発明の実施態様によれば、特殊な排水、廃棄物処理を必要としないクリーンなイミドイルクロリド化合物の製造方法を提供することができる。無水フタル酸誘導体からフタル酸クロリド類への変換反応は、本発明者らにより完成しており工業原料として安価に市場に供給されている(特開2010−53126号、特開2010−105929号公報)。
また、必要ならばイミドイルクロリド化合物を簡単な操作で単離し用いることができる。即ち、イミドイルクロリド化合物と無水フタル酸誘導体の混合物をエーテル系溶媒またはBTX溶媒で処理すると無水フタル酸が溶媒に溶解するために、簡単なろ過操作で高純度のイミドイルクロリド化合物を結晶として得ることができ、様々な化合物の反応に適切な反応条件下で適用することができる。
(実施例I)イミドイルクロリド化合物の製造
(実施例101)
1,4−ジオキサン30mL中、N,N−ジメチルホルムアミド3.0g(41.1ミリモル)とフタル酸クロリド8.3g(41.1ミリモル)を室温で混合した後、40℃で3時間攪拌した。結晶をガラスフィルター上にあけて窒素加圧下でろ取し、1,4−ジオキサン8mLで2回洗浄した。得られた結晶を真空乾燥し、5.24g(99%収率)のN,N−ジメチルクロロメチレンイミニウムクロリドを得た。その融点は128℃(分解)であった(文献値 132℃、アルドリッチ社カタログ値)。
生成物のNMR測定から無水フタル酸はほとんど混入していないことを確認した。また、合成したN,N−ジメチルクロロメチレンイミニウムクロリドのIR測定及びNMR測定を行った結果、アルドリッチ社から販売されている試薬とスペクトルがよく一致した。
IR(CHCl3) 1699(C=N)cm−1
300Mz−1HNMR(CDCl3) δ=3.978(s、6H),11.002(s、1H)
1,2−ジメトキシエタン30mL 中、N,N−ジメチルホルムアミド3.06g(41.9ミリモル)とフタル酸クロリド8.43g(41.7ミリモル)を40℃で1時間攪拌した。結晶をガラスフィルター上にあけて窒素加圧下でろ取し、1,2−ジメトキシエタン10mLで2回洗浄した。得られた結晶を真空乾燥し、3.20g(60%収率)のN,N−ジメチルクロロメチレンイミニウムクロリドを得た。その融点は127〜128℃(分解)であった。
1,3−ジメチル−2−イミダゾリジノン 3.50g(30.7ミリモル)、フタル酸クロリド6.54g(32.4ミリモル)の混合物を140℃で5時間加熱攪拌した。冷却後、1,4−ジオキサン25mLを加えると結晶が析出したので、ガラスフィルターにてろ過、10mLの1,4−ジオキサンで2回洗浄、5mLのエーテルで1回洗浄後、真空乾燥した。2−クロロ−1,3−ジメチルイミダゾリュームクロリド 2.72g(収率53%)を得た。このものの融点(分解点)は94.6℃を示した(文献値融点: 95〜100℃ 非特許文献2)。
合成した2−クロロ−1,3−ジメチルイミダゾリュームクロリドのIR測定及びNMR測定を行った結果、東京化成社から販売されている試薬とスペクトルがよく一致した。
IR(CHCl3) 1636(C=N)cm−1
300Mz−1HNMR(CDCl3) δ=3.337(6H),4.317(4H)
1,4−ジオキサン6mL、N,N,N’,N’−テトラメチル尿素 3.49g(30.1ミリモル)、フタル酸クロリド6.28g(31.1ミリモル)の混合物を100℃で8時間加熱攪拌した。温かいうちに、1,4−ジオキサン18mLを反応液に追加し室温まで冷却した。析出した結晶をガラスフィルターにてろ過、5mLの1,4−ジオキサン、5mLのエーテルで洗浄、真空乾燥した。クロロ−N,N,N’,N’−テトラメチルホルムアミジニウムクロリド2.82g(収率55%)を得た。このものの融点は151−153℃を示した。
文献値融点:150−155℃ J.Med.Chem.,1966年9巻980頁.
1,4−ジオキサン70mL中、N,N−ジエチルホルムアミド10.1g(0.100モル)とフタル酸クロリド21.1g(0.104モル)を室温で混合した後、40℃で3時間攪拌した。結晶をガラスフィルター上にあけて窒素加圧下でろ過し、1,4−ジオキサン20mLで2回洗浄した。得られた結晶を真空乾燥し、14.4g(92%収率)のN,N−ジエチルクロロメチレンイミニウムクロリドを得た。mp114.8−115.3℃(分解)。
1,4−ジオキサン20mL中、N−ホルミルピペリジン3g(26.5ミリモル)とフタル酸クロリド6g(29.7ミリモル)を40℃、2.5時間攪拌した。室温に冷却すると結晶が析出したのでろ過、1,4−ジオキサン洗、エーテル洗を行い真空乾燥し、1−(クロロメチレン)ピペリジニウムクロリドを3.68g(収率82.5%)得た。融点は111−113℃であった。
(実施例201)
実施例I−101と同様にして合成したN,N−ジメチルクロロメチレンイミニウムクロリドの結晶を1.05g(8.2ミリモル)測り取った。そこに、1,4−ジオキサン6mLと4,4’−スチルベンジカルボン酸1.08g(4.03ミリモル)を加え60℃にて1時間攪拌した。50℃にてろ過し1,4−ジオキサンで洗浄、真空乾燥し1.11g(収率90%)の4,4’−スチルベンジカルボン酸クロリドを得た。HPLC分析は99.5%の純度を示した。無水フタル酸は含まれていなかった。得られた4,4’−スチルベンジカルボン酸クロリドの融点は234℃であった。
文献値融点:227〜230℃:J.Am.Chem.Soc.,1947年,69巻、503頁
文献値融点:238℃:J.Org.Chem.,1990年,55巻、2864頁。
IR(KBr)1748,1591cm−1
300MHz−1HNMR(CDCl3) δ=7.50(s,2H),7.77(d,J=8.4Hz,4H),7.97(d,J=8.4Hz,4H)
実施例I−101と同様にして合成したN,N−ジメチルクロロメチレンイミニウムクロリドの結晶を1.15g(9.0ミリモル)測り取った。そこに1,4−ジオキサン5mLと4,4‘−ビフェニルジカルボン酸1.04g(4.28ミリモル)を加え、60℃にて1時間攪拌した。冷却後、析出した結晶をろ取し、4,4‘−ビフェニルジカルボン酸クロリド0.98g(収率82%)を得た。
得られた4,4‘−ビフェニルジカルボン酸クロリドの融点は188℃であった。
文献値融点:184℃:J.Chem.Soc.,1940年1315頁、 USP2856425)。
ジエチルアミン処理によるHPLC内標純度は99.5%であった。
GC−MS(ジエチルアミン処理後)m/z352(M+)
実施例I−101と同様にして合成したN,N−ジメチルクロロメチレンイミニウムクロリドの結晶を1.11g(8.7ミリモル)測り取った。そこに1,4−ジオキサン5mLと2,6−ナフタレンジカルボン酸0.93g(4.3ミリモル)を加え60℃にて1時間攪拌した。室温まで冷却し2,6−ナフタレンジカルボン酸クロリドの結晶を0.91g(収率84%)得た。この生成物の融点は188−190℃であった。
文献値融点186℃:日本化学会誌 1974年,603頁。
文献値融点189−190℃:J.Am.Chem.Soc.,1996年,118巻、8782頁.
GC−MS(ジエチルアミン処理後)m/z326(M+)
実施例I−101と同様にしてN,N−ジメチルクロロメチレンイミニウムクロリドの結晶を1.80g(14.1ミリモル)得た。そこにオクタン酸2.08g(14.4ミリモル)とDMF2.5mLを加え室温で1時間攪拌した。GC−MSを測定するとオクタノイルクロリドが90%と原料のオクタン酸が10%の混合物であった。
GC−MS:m/z127(M−35+)
実施例I−101と同様にして合成したN,N−ジメチルクロロメチレンイミニウムクロリドの結晶0.21g(1.64ミリモル)にベンジルアルコール0.16g(1.48ミリモル)を加え室温にて1時間攪拌した。GC−MSを測定するとベンジルクロリドが95.5%の収率で得られていた。
m/z=126(M+),128(M+2+)=約3:1
実施例I−101と同様にして合成したN,N−ジメチルクロロメチレンイミニウムクロリドの結晶0.60g(4.7ミリモル)にジクロロメタン15mLを加え攪拌したが、スラリー状態であった。そこに2−ヘキサノール(ラセミ体)0.41g(4.0ミリモル)のジクロロメタン溶液4mLを加えると直ちに均一溶液となった。室温にて攪拌し15分後に飽和重曹水でクエンチしGC分析すると、2−ヘキサノールは完全に消失し、99%以上の変換率で2−ヘキシルホルメートに変化していた。GC−MSは親ピークが観測されず、m/z101(M−29+)及び85、84が観測された。2−クロロヘキサンの標品GCMSと保持時間とスペクトルが異なっていた。さらに構造を確認するために1MNaOH水溶液3mLを加え室温で1時間攪拌後、GC−MSを測定すると2−ヘキサノールに完全に変化していた。そのスペクトルは試薬標品のそれと完全に一致した。
別途、同じ反応を1,4−ジオキサン溶媒にて80℃で1時間行い、重曹処理後GCMSを測定すると2−クロロヘキサンの標品スペクトルと一致した。変換率は99%以上であった。
実施例I−105に合成したN,N−ジエチルクロロメチレンイミニウムクロリドの結晶を10.5g(0.067モル)測り取った。そこに、1,4−ジオキサン40mLと4,4’−ビフェニルジカルボン酸7.8g(0.032モル)を加え60℃にて1時間攪拌した。40℃にてろ過し1,4−ジオキサンで洗浄、真空乾燥し7.1g(収率78%)の4,4’−ビフェニルジカルボン酸クロリドを得た。HPLC分析は99.4%の純度を示した。無水フタル酸は含まれていなかった。
実施例I−101と同様にしてN,N−ジメチルクロロメチレンイミニウムクロリドを合成した。即ち、300mL4つ口フラスコにDMF10g(13.7ミリモル)、1,4−ジオキサン100mL(缶出し)を入れ、攪拌下フタル酸クロリド30g(14.8ミリモル)を室温で5分かかって滴下した。40℃の油浴にて3時間攪拌した。ガラスフィルターにて窒素での加圧ろ過を行ってN,N−ジメチルクロロメチレンイミニウムクロリドの結晶をろ取、乾燥1,4−ジオキサン30mLで2回洗浄した。
上記のガラスフィルターでろ取したN,N−ジメチルクロロメチレンイミニウムクロリドの全量を乾燥せずに300mL4つ口フラスコに移し、乾燥ジクロロメタン70mLを加え攪拌した。4,4‘−オキシビス安息香酸11.3g(43.8ミリモル)を加え、30mLのジクロロメタンを追加した。40℃の油浴中、攪拌を続けると次第に均一溶液となり2時間で反応終了とし、ガラスフイルターで微量の不溶物を取り除いた。エバポレーターで約1/4になるまで濃縮した。この状態でフラスコ内に結晶が析出し始めていた。5℃まで冷却し、結晶をろ取、乾燥シクロヘキサン5mLで2回結晶を洗浄した。室温真空乾燥1時間で4,4‘−オキシビス安息香酸クロリドの白色結晶9.7g(収率75%)を得た。ろ液から2番晶を2.7g(21%収率)を得た。
HPLC分析1番晶:99.86%、2番晶:99.80%
Mp 89.6−89.8℃。(1番晶)
IR(KBr):1748cm−1.
文献値融点:mp88℃:工業化学雑誌1967年, 70巻, 1607頁.
GC−MS(ジエチルアミドとして):m/z=368(M+、9%)、367(24%)、296(ベースピーク)、196(50%)
実施例II−208のジクロロメタンを4−クロロトリフルオロメチルベンゼンに代えて同じように実施した。結晶が出るまで濃縮し収率69%で4,4‘−オキシビス安息香酸クロリドの白色結晶を得た。
HPLC純度99.72%
実施例I−101の溶媒1,4−ジオキサンをオルトクロロトルエンに代えて同じようにN,N−ジメチルクロロメチレンイミニウムクロリドを合成した。即ち、1L4つ口フラスコにN,N−ジメチルホルムアミド90g(1.23モル)、オルトクロロトルエン310mL(缶出し)を入れ、攪拌下フタル酸クロリド84.5g(0.418モル)を室温で5分かかって滴下した。50℃の油浴にて3時間半攪拌を続け、ガラスフィルターにて、窒素での加圧ろ過を行ってN,N−ジメチルクロロメチレンイミニウムクロリド結晶をろ取、オルトクロロトルエン150mLで2回洗浄した。
上記のN,N−ジメチルクロロメチレンイミニウムクロリドの結晶全量を乾燥せずに1L4つ口フラスコに移し、オルトクロロトルエン300mLと4,4‘−オキシビス安息香酸45g(0.174モル)を加え、70℃の油浴中、攪拌を続けると次第に均一溶液となった。4時間で反応終了とし、底に褐色の液体層(主に未反応のN,N−ジメチルクロロメチレンイミニウムクロリドとN,N−ジメチルホルムアミド)が25mLをデカンテーションで取り除いた。
反応液をエバポレーターで70mLになるまで濃縮した。10℃まで冷却し、結晶をろ取、ヘキサン30mLで結晶を洗浄した。室温真空乾燥1時間で4,4‘−オキシビス安息香酸クロリドの白色結晶35.8g(収率70%)を得た。
HPLC分析:99.70%
Mp 89.8℃。
実施例I−106で得た1−(クロロメチレン)ピペリジニウムクロリド2.6g(15.5ミリモル)とアニソール3.7g(34.2ミリモル)を100℃で4時間攪拌したのち、酢酸エチルと1モル濃度の塩酸を加え酢酸エチル層を分離した。飽和重曹水で洗ったのち、無水硫酸ナトリウムで乾燥後、溶媒を減圧留去した。残渣は5.2gあり、GC分析の結果、1.75ミリモルの4−メトキシベンズアルデヒドが得られていることがわかった。1−(クロロメチレン)ピペリジニウムクロリド基準で11%の収率であった。
GC−MS:m/z=136(M+)、135(ベースピーク)、107,92,77。
実施例I−101に合成したN,N−ジメチルクロロメチレンイミニウムクロリドの結晶0.44g(3.4ミリモル)を1,4−ジオキサン10mLに懸濁させ、トリフェニルメタノール0.72g(2.8ミリモル)の1,4−ジオキサン4mL溶液を室温で滴下した。80℃にて30分間攪拌すると均一溶液となった。重曹水とジクロロメタンを加え、有機相を分離、溶媒を留去すると0.78gのトリフェニルメチルクロリドが定量的収率で得られた。
融点112−113℃
文献値融点:111−112℃:Org.Synthesis Coll.VolIII,841頁。
GC−MSは試薬標品のそれと一致した。m/z=243(M−35+)。
(実施例301)
フタル酸クロリド1.09g(5.4ミリモル)と4−フルオロベンズアルデヒド0.52g(4.19ミリモル)の混合物にN,N−ジメチルホルムアミドを0.1g(1.37ミリモル)加え、50℃で3時間攪拌した。反応液のGC−MSを測定すると主生成物のマススペクトルは標品の1−ジクロロメチル−4−フルオロベンゼンのマススペクトルと完全に一致した。
m/z=178(M+):180(M+2+)=約3:2(二塩素化物)
別途GC分析では1−ジクロロメチル−4−フルオロベンゼンが95%生成していることが明らかとなった。なお、反応後のフタル酸無水物は蒸留残渣から容易に単離して回収することができた。
塩化ベンゾイル8mLにN,N−ジメチルホルムアミド0.36g(4.9ミリモル)、フタル酸クロリド1.12g(5.5ミリモル)を順次加え攪拌した。そこに、4−フルオロベンズアルデヒド0.50g(4.0ミリモル)を加え室温で3.5時間攪拌した。反応液のGC−MS分析は標品の1−ジクロロメチル−4−フルオロベンゼンのマススペクトルと完全に一致し、その変換率(収率)は95%であった。
N,N−ジメチルホルムアミド1.19g(16.3ミリモル)にフタル酸クロリド0.27g(1.34ミリモル)を室温で加え30分間攪拌した。反応液はスラリー状態となった。そこにベンジルアルコール0.12g(1.11ミリモル)を加えると直ちに均一溶液となった。室温で1時間攪拌後、一部をエーテルと水の中に入れ、よく攪拌したのち有機層のGC−MSを測定した。ベンジルアルコールは完全に消失しており、全てベンジルクロリドに変化していた。そのGC−MSのピークは標品のそれと完全に一致した。
m/z 126(M+)、128(M+2+)。126:128=ca3:1、91(ベースピーク)。
1,3−ジメチル−2−イミダジリジノン(DMI)0.14g(1.23ミリモル)とフタル酸クロリド0.25g(1.24ミリモル)を室温で加え攪拌しながらオイルバス中で30分かかって130℃まで温度を上げた。さらに140℃で1時間攪拌したのち室温まで冷却すると固化した。そこにDMIを1mL加え全体を均一溶液としたのち、ベンジルアルコールを室温で加え1時間攪拌した。反応液の一部をとり、エーテルと水の中に入れ、よく攪拌しその有機層のGC−MSを測定した。その結果、ベンジルアルコールが40%残っており、ベンジルクロリドが60%生成していることがわかった。反応液を室温でさらに15時間攪拌し同様にGC−MSを測定するとベンジルクロリドの生成率(収率)が84%で16%のベンジルアルコールが残っていた。
N,N−ジメチルホルムアミド6.7g(91.8ミリモル)とフタル酸クロリド3.0g(14.8ミリモル)を室温で30分間攪拌した。反応液はスラリー状態であったが、4−メトキシベンジルアルコール1.40g(10.2ミリモル)を加えると直ちに均一溶液となった。そのまま30分間攪拌を続け、GCでモニターすると原料の4−メトキシベンジルアルコールは完全に消失し、4−メトキシベンジルクロリドに変化していた。反応液にジクロロメタンと炭酸ナトリウム水溶液を加え、よく振り混ぜジクロロメタン層を分離し、炭酸ナトリウム水溶液でもう一度洗浄した。この操作を2回繰り返しジクロロメタン層を無水硫酸ナトリウムで乾燥した。溶媒を留去すると無色の液体が得られ、GC−MSでほぼ純品の4−メトキシベンジルクロリドであることが判明した。
得量1.46g(収率92%)
m/z=156(M+),158(M+2+).
N,N−ジメチルホルムアミド9.04g(0.12モル)とN、N―ジメチルアニリン5.0g(0.041モル)を混合し、フタル酸クロリド8.4g(0.042モル)を室温で滴下した。反応混合液を70℃まで上昇させ1時間攪拌した。反応液の一部を取りジクロロメタンと水を加え、ジクロロメタン層のGC分析を行うと94%の変換率(収率)で4−(N、N―ジメチルアミノ)ベンズアルデヒドが生成していた。
2,6−ナフタレンジカルボン酸 12,1g(56ミリモル)を1,4−ジオキサン160mLに懸濁した。室温で撹拝しながらフタル酸クロリド30g(148ミリモル)を滴下、さらにN,N−ジメチルホルムアミド3mLを加えたのち、70℃で3.5時間撹絆した。微量の不溶物を除去するためにG2ガラスフィルターでろ過し、室温で2時間静置した。
析出した結晶をろ取し、エーテル25mLで洗浄後、デシケーター中で2時間真空乾燥した。10.6g(78%収率)の2,6−ナフタレンジカルボン酸クロリドを得た。
mp190.3−190.6℃。HPLC純度98.5%。
GC−MS:m/z=252(M+):254(M十2+)=3:2
ジエチルアミン処理 m/z=304(M+)
2,6−ナフタレンジカルボン酸 54g(0.25モル)を1,2−ジメトキシエタン465mLに懸濁、N,N−ジメチルホルムアミド5mLを加えたのちフタル酸クロリド125g(0.62モル)を室温で滴下後、75℃で2時間攪拌した。微量の不溶物を除去するためにG2ガラスフィルターでろ過し、室温で14時間静置した。析出した結晶をろ取し、1,2−ジメトキシエタン100mL、ヘキサン200mLで洗浄後、デシケーター中で2時間真空乾燥した。45g(71%収率)の2,6−ナフタレンジカルボン酸クロリドを得た。
mp191℃。HPLC純度99.96%。無水フタル酸は含まれていなかった。
1,4−ジオキサン2mL中、N−メチルホルムアミド0.61g(10.3ミリモル)とフタル酸クロリド2.0g(9.9ミリモル)を40℃で2時間攪拌した。室温まで冷却したが相当するイミドイルクロリドの結晶は析出しなかったので、ベンジルアルコール0.95g(9.8ミリモル)を加え50℃で3時間反応し、水を加えて反応を停止した。エーテルで有機物を抽出しGC−MS分析を行った結果、ベンジルアルコールが12%残存し、ベンジルクロリド79%、ベンジルホーメート9%の混合物であった。
N−メチルホルムアニリド1.3g(0.96ミリモル)とフタル酸クロリド2.2g(1.09ミリモル)を無溶媒にて50℃で4時間、さらに80℃で1時間反応させた。室温まで冷却すると全体が固化したが、1,4−ジオキサン4mLを加えると完全に溶解してしまった。相当するイミドイルクロリドを結晶として単離することができなかったので、ベンジルアルコール1g(0.93ミリモル)を加え室温で3時間、さらに70℃で1時間攪拌した。GC−MS分析の結果、ベンジルアルコールは完全に消失し、ベンジルクロリド40%とベンジルホーメート60%が生成していた。
N,N−ジメチルベンズアミド6g(40ミリモル)とフタル酸クロリド9g(44.6ミリモル)を無溶媒にて100℃で3時間攪拌した。室温まで冷却すると全体が固化したが、1,4−ジオキサン10mLを加えると全体が均一となり、相当するイミドイルクロリドを結晶として単離できなかった。ベンジルアルコール2.6g(24ミリモル)を加え室温で1時間攪拌するとベンジルアルコールは消失しベンジルクロリドに完全に変換していた。
N,N−ジメチルアセトアミド 4.3g(49ミリモル)とフタル酸クロリド10.4(51.5ミリモル)を30℃で攪拌した。反応液は直ちに茶褐色に変化し固化し攪拌が不能になった。1,4−ジオキサン50mLを加えると全体が均一となった。2,6−ナフタレンジカルボン酸4.3g(20ミリモル)を加え懸濁状態で70℃3時間攪拌すると均一溶液となった。室温まで冷却して析出した固体をろ取し、1,4−ジオキサンとヘキサンで洗浄後乾燥すると4.5gの2,6−ナフタレンジカルボン酸クロリドが得られた。収率は89%であった。
ベンゾイルクロリド10g中、4,4’−スチルベンジカルボン酸1.0g(3.73ミリモル)とフタル酸クロリド1.51g(7.48ミリモル)の混合物を70℃で5時間攪拌した。GC分析をすると4,4’−スチルベンジカルボン酸クロリドの収率は1%以下であり、大半の原料を回収した。
4,4’−スチルベンジカルボン酸30.1g(0.11モル)とフタル酸クロリド47.5g(0.23モル)をベンゾイルクロリド300gを溶媒として140℃で5時間攪拌した。冷却後、結晶をろ取、真空乾燥し33.4gの薄緑色の結晶を得た。HPLC分析により、4,4’−スチルベンジカルボン酸クロリドの純度は98.5%であり、無水フタル酸が0.39%混入していた。HPLC感度補正。
塩化ベンゾイル73.1g(0.520モル)中、2,6−ナフタレンジカルボン酸5.0g(0.023モル)とフタル酸クロリド10.0g(0.049モル)の混合物を140℃で4時間攪拌した。HPLCで反応をモニターすると2,6−ナフタレンジカルボン酸は完全に消失していたが、さらに2時間攪拌を続けた。室温まで冷却し5.3gの2,6−ナフタレンジカルボン酸クロリドの結晶をろ取した。この結晶を4−クロロ安息香酸を内部標準にしてHPLC分析すると混入している無水フタル酸は31wt%も含まれていた。
回転子が入った10mLの試験管に温度計を取り付け、無水フタル酸1.0gと1,4−ジオキサン、THF、または1,2−ジメトキシエタン(DME)3mLを入れた。攪拌しながら温めると60〜80℃で無水フタル酸が溶解した。そのままゆっくりと冷却し無水フタル酸の結晶が析出し始める温度を調べた。結晶が析出し始めると、1mLずつ1,4−ジオキサン、THFまたは1,2−ジメトキシエタンを加え、結晶が析出する温度と溶媒量を詳細に調べた。
そのようにして30℃、25℃、20℃での無水フタル酸が1,4−ジオキサン、THF、ジメトキシエタンに溶解する量を求めた。無水フタル酸1gを溶解できる1,4−ジオキサンの量をV、テトラヒドロフランの量をR、1,2−ジメトキシエタンの量をYとすると、以下のようになった。
30℃ 5mL<V<4mL 4mL<R<3.5mL 5mL~Y
25℃ 6mL<V<5mL 5mL<R<4.5mL 5.5mL<Y<5mL
20℃ 7mL~V 5.5mL~R 6mL~Y
この結果から明らかなとおり、本発明の単離方法によれば、目的のイミドイルクロリド化合物を純度よくエーテル系溶媒から単離して得ることができることが分かる。
(比較例c51)
以下のようにして非特許文献3のエントリー12に記載された反応の追試を行った。
ピバロイルクロリド1.39g(11.54ミリモル)とDMF5mLを室温で1時間攪拌した。特に変化は見られなかった。そこにジクロロメタン35mLと2−オクチルアルコール0.94g(7.23ミリモル)を加え1時間攪拌した。反応液に水20mLを加え有機相を分液、飽和炭酸ナトリウム溶液15mLで2回洗浄、続いて1NHCl、ブラインで洗浄した。無水硫酸ナトリウムで乾燥後、溶媒を減圧留去し、1.1gの残渣を得た。これをキャピラリーGCで分析した。(分析値は全面積%)
DMF 18%、2−オクチルホルメート31%、2−オクタノール 28%、2−ピバロイルオクタノエート33%の混合物であった。それぞれの化学構造はGC−MSで分析確認した。
上記比較例c51との対比を考慮して、本発明の好ましい条件を適用した。
まず、ピバロイルクロリドをフタル酸クロリドに代えることが考慮されるが、そうすると、結晶が生成し、N,N−ジメチルクロロメチレンイミニウムクロリドを単離することができることは実施例101に示したとおりである。
そこで、さらに、実施例206と同様にN,N−ジメチルクロロメチレンイミニウムクロリドの結晶0.71g(5.6ミリモル)にジクロロメタン15mLを加え5−7℃に冷却した。そこに2−オクタノール(ラセミ体)0.60g(4.6ミリモル)のジクロロメタン溶液5mLを加え、氷浴を取り除き室温で15分攪拌した。反応液をそのままGC−MSに導入し2−オクタノールが完全に消費されていることを確認した。GC−MSによる主成分は2−オクチルクロリドであった。また、反応液の一滴を取り飽和炭酸水素ナトリウム溶液とジクロロメタンの混合物に入れてよく振り混ぜGCMSを測定した場合の主生成物は2−オクチルホルメートであった。また、反応液の一部を試験管に取り少量の1,4−ジオキサンを加え80℃のオイルバスに1時間漬けたのち、飽和炭酸水素ナトリウム溶液を加えよく振り混ぜジクロロメタン層をGCMS分析すると2−オクチルクロリドが主生成物であった。
反応液全体を飽和炭酸水素ナトリウム溶液で洗浄後、無水硫酸ナトリウムで乾燥した。溶媒を減圧留去し0.56gの残渣を得、GC−MSで分析すると2−オクチルクロリドではなく、2−オクチルホルメートが単一成分として得られた。単離収率77%。純度99%以上。なお、単離収率は単離に係るロスを含み上記の値であったが、反応基質が残っていないこと、副生物の生成が見られないことからほぼ100%の反応収率で2−オクチルホルメートが得られていると判断された。下記スキーム2は、このときの反応スキームを整理して示したものである。
次に、前記比較例c51と基質をそろえ、前記実施例301の条件と同様にして、イミドイルクロリド化合物を単離せずに所定の反応を行った結果を示す。
ジクロロメタン25mLにフタル酸クロリド1.09g(5.4ミリモル)とN,N−ジメチルホルムアミド0.39g(5.4ミリモル)を加え、40℃にて2時間攪拌するとスラリー状態となった。そこに2−オクタノール0.65g(5ミリモル)を加え、室温で0.5時間攪拌した。反応液の一部を取り飽和炭酸水素ナトリウムとよく振り混ぜ、ジクロロメタン層をGCMSで分析した。その結果は2−オクチルホルメートと無水フタル酸のほぼ1:1混合物であった。このとき、反応基質が残っていないこと、副生物の生成が見られないことからほぼ100%の反応収率で2−オクチルホルメートが得られていると判断された。
さらに、脂肪族1級アルコールとの反応についても下記に示しておく。
N,N−ジメチルクロロメチレンイミニウムクロリドの結晶0.68g(5.3ミリモル)にジクロロメタン15mLを加え、5−7℃に冷却した。そこに1−オクタノール0.54g(4.2ミリモル)のジクロロメタン溶液5mLを加え、室温にて10分間攪拌した。反応液を直接GC分析すると原料の1−オクタノールは完全に消費されており、1−クロロオクタンが99%以上の選択率で観測された。反応液を飽和炭酸水素ナトリウム溶液で洗い、無水硫酸ナトリウムで乾燥、溶媒を留去し0.6gの残渣を得た。GC−MSで分析すると1−オクチルホルメート90%と1−クロロオクタン10%の混合物であった。
*2:1−オクチルホルメート及び1−オクチルクロリドの収率である。
Claims (8)
- 下記一般式(1)で表されるアミド化合物と下記一般式(2)で表されるフタル酸クロリド化合物を反応させ、下記一般式(3)で表されるイミドイルクロリド化合物を生成させるイミドイルクロリド化合物の製造方法。
- 一般式(1)で表される化合物が、N,N−ジメチルホルムアミド、N,N−ジエチルホルムアミド、N,N,N’,N’−テトラメチル尿素、N―ホルミルピペリジンまたは1,3−ジメチル−2−イミダゾリジノンであり、一般式(2)で表される化合物がフタル酸クロリドである請求項1に記載のイミドイルクロリド化合物の製造方法。
- 前記生成した一般式(3)で表されるイミドイルクロリド化合物をエーテル系溶媒で処理し、無水フタル酸化合物を取り除き、イミドイルクロリド化合物を結晶として取り出す請求項1又は2に記載のイミドイルクロリド化合物の製造方法。
- 前記エーテル系溶媒が、1,4−ジオキサン、テトラヒドロフラン、テトラヒドロピラン及び1,2−ジメトキシエタンから選ばれる請求項3記載のイミドイルクロリド化合物の製造方法。
- 前記生成した一般式(3)で表されるイミドイルクロリド化合物をトルエン化合物と一般式(1)で表されるアミド化合物の混合溶媒で処理し、無水フタル酸化合物を取り除き、イミドイルクロリド化合物を結晶として取り出す請求項1又は2に記載のイミドイルクロリド化合物の製造方法。
- 前記請求項1〜5のいずれか1項に記載の製造方法で得たイミドイルクロリド化合物を単離し、または単離せずに、あるいは前記イミドイルクロリド化合物の生成の際に、酸素原子を含む有機化合物と接触させ、脱酸素クロル化の反応をさせる脱酸素クロル化生成物の製造方法。
- 前記酸素原子を含む有機化合物が、カルボン酸化合物、アルコール化合物、アルデヒド化合物、又はケトン化合物である請求項6に記載の製造方法。
- 前記請求項1〜5のいずれか1項に記載の製造方法で得たイミドイルクロリド化合物を単離し、または単離せずに、あるいは前記イミドイルクロリド化合物の生成の際に、電子豊富な芳香族化合物と反応させ、加水分解し芳香核にホルミル基を導入するホルミル基保有芳香族化合物の製造方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2011174074A JP5782331B2 (ja) | 2010-12-10 | 2011-08-09 | イミドイルクロリド化合物の製造方法及びそれを用いた各種化合物の製造方法 |
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2010276243 | 2010-12-10 | ||
| JP2010276243 | 2010-12-10 | ||
| JP2011174074A JP5782331B2 (ja) | 2010-12-10 | 2011-08-09 | イミドイルクロリド化合物の製造方法及びそれを用いた各種化合物の製造方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2012136502A true JP2012136502A (ja) | 2012-07-19 |
| JP5782331B2 JP5782331B2 (ja) | 2015-09-24 |
Family
ID=46674237
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2011174074A Active JP5782331B2 (ja) | 2010-12-10 | 2011-08-09 | イミドイルクロリド化合物の製造方法及びそれを用いた各種化合物の製造方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP5782331B2 (ja) |
Cited By (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN103058883A (zh) * | 2013-01-18 | 2013-04-24 | 山东凯盛新材料股份有限公司 | 固体(氯亚甲基)二甲基氯化铵的制备工艺 |
| JP2014201548A (ja) * | 2013-04-04 | 2014-10-27 | イハラニッケイ化学工業株式会社 | 4,4’−オキシビス安息香酸クロリドの製造方法 |
| WO2020050368A1 (ja) * | 2018-09-06 | 2020-03-12 | 国立大学法人神戸大学 | ビルスマイヤー試薬の製造方法 |
| US10730819B2 (en) | 2018-10-11 | 2020-08-04 | Kyocera Document Solutions Inc. | Naphthalenedicarboxylic acid dichloride production method |
| CN120757459A (zh) * | 2025-09-08 | 2025-10-10 | 大连兴辉化工有限公司 | 一种无溶剂合成芳香族二酰胺类成核剂的方法 |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH0967299A (ja) * | 1995-06-20 | 1997-03-11 | Mitsui Toatsu Chem Inc | 酸ハロゲン化物の製造方法 |
| JPH11209312A (ja) * | 1998-01-23 | 1999-08-03 | Mitsui Chem Inc | ハロゲン化剤の製造方法 |
| JP2005330283A (ja) * | 2004-05-17 | 2005-12-02 | Lanxess Deutschland Gmbh | 塩化フタロイルの製造方法 |
| JP2008521845A (ja) * | 2004-12-04 | 2008-06-26 | バイエル・クロツプサイエンス・アクチエンゲゼルシヤフト | 3−ハロフタル酸ジクロリドを調製する方法 |
-
2011
- 2011-08-09 JP JP2011174074A patent/JP5782331B2/ja active Active
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH0967299A (ja) * | 1995-06-20 | 1997-03-11 | Mitsui Toatsu Chem Inc | 酸ハロゲン化物の製造方法 |
| JPH11209312A (ja) * | 1998-01-23 | 1999-08-03 | Mitsui Chem Inc | ハロゲン化剤の製造方法 |
| JP2005330283A (ja) * | 2004-05-17 | 2005-12-02 | Lanxess Deutschland Gmbh | 塩化フタロイルの製造方法 |
| JP2008521845A (ja) * | 2004-12-04 | 2008-06-26 | バイエル・クロツプサイエンス・アクチエンゲゼルシヤフト | 3−ハロフタル酸ジクロリドを調製する方法 |
Cited By (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN103058883A (zh) * | 2013-01-18 | 2013-04-24 | 山东凯盛新材料股份有限公司 | 固体(氯亚甲基)二甲基氯化铵的制备工艺 |
| WO2014110696A1 (zh) * | 2013-01-18 | 2014-07-24 | 山东凯盛新材料股份有限公司 | 固体(氯亚甲基)二甲基氯化铵的制备工艺 |
| CN103058883B (zh) * | 2013-01-18 | 2015-01-21 | 山东凯盛新材料有限公司 | 固体(氯亚甲基)二甲基氯化铵的制备工艺 |
| JP2014201548A (ja) * | 2013-04-04 | 2014-10-27 | イハラニッケイ化学工業株式会社 | 4,4’−オキシビス安息香酸クロリドの製造方法 |
| WO2020050368A1 (ja) * | 2018-09-06 | 2020-03-12 | 国立大学法人神戸大学 | ビルスマイヤー試薬の製造方法 |
| JPWO2020050368A1 (ja) * | 2018-09-06 | 2021-08-30 | 国立大学法人神戸大学 | ビルスマイヤー試薬の製造方法 |
| JP7344518B2 (ja) | 2018-09-06 | 2023-09-14 | 国立大学法人神戸大学 | ビルスマイヤー試薬の製造方法 |
| US10730819B2 (en) | 2018-10-11 | 2020-08-04 | Kyocera Document Solutions Inc. | Naphthalenedicarboxylic acid dichloride production method |
| CN120757459A (zh) * | 2025-09-08 | 2025-10-10 | 大连兴辉化工有限公司 | 一种无溶剂合成芳香族二酰胺类成核剂的方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| JP5782331B2 (ja) | 2015-09-24 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP5642067B2 (ja) | 1−(2−ハロビフェニル−4−イル)−シクロプロパンカルボン酸の誘導体を調製する方法 | |
| JP5782331B2 (ja) | イミドイルクロリド化合物の製造方法及びそれを用いた各種化合物の製造方法 | |
| TWI441812B (zh) | 用於製備吡唑羧酸醯胺之方法 | |
| JP5996428B2 (ja) | 1−(2−ハロビフェニル−4−イル)−シクロプロパンカルボン酸の誘導体の調製方法 | |
| JP6732744B2 (ja) | ルテニウム触媒作用によるアゾベンゾール類からのビフェニルアミン類の製造方法 | |
| CN114539048B (zh) | 一种卡龙酸酐中间体及卡龙酸酐的制备方法 | |
| EP2797931B1 (en) | Process for the preparation of 2-cyanophenylboronic acid and esters thereof | |
| JP6987930B2 (ja) | 1−(3,5−ジクロロフェニル)−2,2,2−トリフルオロ−エタノン及びその誘導体の製造方法 | |
| JP5335997B2 (ja) | 2−ブロモ−6−フルオロナフタレンの調製方法 | |
| JP6686012B2 (ja) | ハロ置換トリフルオロアセトフェノンを調製する方法 | |
| JP2003286262A (ja) | 2−ハロゲンアルキルニコチン酸および2−ハロゲンアルキルニコチン酸誘導体を製造するための方法および中間生成物、およびこの種の化合物 | |
| HU193632B (en) | Process for producing alpha-halogeno-alkylamide | |
| JP2010120926A (ja) | 多環系ペンタフルオロスルファニルベンゼン化合物及びその製造方法 | |
| NO20025652L (no) | Fremgangsmåte for fremstilling av trifluoretoksysubstituerte benzosyrer | |
| JP4032861B2 (ja) | β−オキソニトリル誘導体又はそのアルカリ金属塩の製法 | |
| WO2003014067A1 (fr) | Methode de production d'un compose beta-oxonitrile ou d'un sel de metal alcalin dudit compose | |
| JP3563424B2 (ja) | 4h−ピラン−4−オンの製造方法 | |
| JP4422549B2 (ja) | オルトアシル安息香酸誘導体の製造法 | |
| JP2706554B2 (ja) | 4―トリフルオロメチルアニリン誘導体及びその製造法 | |
| JPS5931509B2 (ja) | 3−ヒドロキシ−3−メチルフタリド又はその核置換体の製造法 | |
| JP4165110B2 (ja) | 4−オキシピリミジン誘導体の製法 | |
| JP4956760B2 (ja) | 3−ブロモ安息香酸またはそのアルキルエステルの製造方法 | |
| SE453094B (sv) | Anvendning av ett magnesiumhalogenidkomplex av alfa-brompropionsyra som mellanprodukt for framstellning av 2-arylpropionsyror | |
| CN111606850A (zh) | 贝达喹啉及其中间体的制备方法 | |
| JPH0665245A (ja) | ピリジン−2,3−ジカルボン酸無水物の製造法 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20140226 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20141119 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20141125 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20150126 Free format text: JAPANESE INTERMEDIATE CODE: A821 Effective date: 20150126 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20150623 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20150717 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 5782331 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| S531 | Written request for registration of change of domicile |
Free format text: JAPANESE INTERMEDIATE CODE: R313531 |
|
| R350 | Written notification of registration of transfer |
Free format text: JAPANESE INTERMEDIATE CODE: R350 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |