RU2159231C2 - 2,4-ДИСУЛЬФОНИЛ-α-ФЕНИЛ-ТРЕТ-БУТИЛНИТРОН, ЕГО ФАРМАЦЕВТИЧЕСКИ ПРИЕМЛЕМЫЕ СОЛИ, ЕГО ФОРМА СВОБОДНОЙ КИСЛОТЫ ИЛИ СОЛЕВАЯ ФОРМА, ФАРМАЦЕВТИЧЕСКИЕ КОМПОЗИЦИИ И СПОСОБЫ ЛЕЧЕНИЯ - Google Patents
2,4-ДИСУЛЬФОНИЛ-α-ФЕНИЛ-ТРЕТ-БУТИЛНИТРОН, ЕГО ФАРМАЦЕВТИЧЕСКИ ПРИЕМЛЕМЫЕ СОЛИ, ЕГО ФОРМА СВОБОДНОЙ КИСЛОТЫ ИЛИ СОЛЕВАЯ ФОРМА, ФАРМАЦЕВТИЧЕСКИЕ КОМПОЗИЦИИ И СПОСОБЫ ЛЕЧЕНИЯ Download PDFInfo
- Publication number
- RU2159231C2 RU2159231C2 RU96115200/04A RU96115200A RU2159231C2 RU 2159231 C2 RU2159231 C2 RU 2159231C2 RU 96115200/04 A RU96115200/04 A RU 96115200/04A RU 96115200 A RU96115200 A RU 96115200A RU 2159231 C2 RU2159231 C2 RU 2159231C2
- Authority
- RU
- Russia
- Prior art keywords
- pharmaceutical composition
- pharmaceutically acceptable
- nitron
- compound
- patient
- Prior art date
Links
- 238000000034 method Methods 0.000 title claims abstract description 29
- 238000011282 treatment Methods 0.000 title claims abstract description 27
- 239000008194 pharmaceutical composition Substances 0.000 title claims abstract description 24
- 150000003839 salts Chemical class 0.000 title claims abstract description 20
- 239000002253 acid Substances 0.000 title claims description 6
- 150000001875 compounds Chemical class 0.000 claims abstract description 112
- 230000000694 effects Effects 0.000 claims abstract description 25
- 210000003169 central nervous system Anatomy 0.000 claims abstract description 14
- 238000002347 injection Methods 0.000 claims abstract description 7
- 239000007924 injection Substances 0.000 claims abstract description 7
- -1 -tert-butyl nitron Chemical compound 0.000 claims description 20
- 239000000203 mixture Substances 0.000 claims description 19
- CWGBFIRHYJNILV-UHFFFAOYSA-N (1,4-diphenyl-1,2,4-triazol-4-ium-3-yl)-phenylazanide Chemical compound C=1C=CC=CC=1[N-]C1=NN(C=2C=CC=CC=2)C=[N+]1C1=CC=CC=C1 CWGBFIRHYJNILV-UHFFFAOYSA-N 0.000 claims description 16
- 229940123457 Free radical scavenger Drugs 0.000 claims description 9
- 239000002516 radical scavenger Substances 0.000 claims description 9
- 206010028980 Neoplasm Diseases 0.000 claims description 8
- 150000001450 anions Chemical class 0.000 claims description 8
- 238000007911 parenteral administration Methods 0.000 claims description 6
- 230000000750 progressive effect Effects 0.000 claims description 6
- 229910052791 calcium Inorganic materials 0.000 claims description 3
- 229910052700 potassium Inorganic materials 0.000 claims description 3
- 229910052708 sodium Inorganic materials 0.000 claims description 3
- 239000003937 drug carrier Substances 0.000 claims 8
- 230000001747 exhibiting effect Effects 0.000 claims 8
- 230000001771 impaired effect Effects 0.000 claims 2
- 208000028173 post-traumatic stress disease Diseases 0.000 claims 2
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 abstract description 16
- 201000010099 disease Diseases 0.000 abstract description 12
- 230000001154 acute effect Effects 0.000 abstract description 8
- 230000001590 oxidative effect Effects 0.000 abstract description 8
- 239000003795 chemical substances by application Substances 0.000 abstract description 7
- 239000003814 drug Substances 0.000 abstract description 7
- 239000000126 substance Substances 0.000 abstract description 6
- 230000003647 oxidation Effects 0.000 abstract description 4
- 238000007254 oxidation reaction Methods 0.000 abstract description 4
- 230000035939 shock Effects 0.000 abstract description 2
- 239000008177 pharmaceutical agent Substances 0.000 abstract 1
- 230000003313 weakening effect Effects 0.000 abstract 1
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 description 40
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 30
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 24
- 229940009456 adriamycin Drugs 0.000 description 19
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 16
- 208000028867 ischemia Diseases 0.000 description 16
- 238000012360 testing method Methods 0.000 description 13
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 12
- 231100000419 toxicity Toxicity 0.000 description 12
- 230000001988 toxicity Effects 0.000 description 12
- 208000006011 Stroke Diseases 0.000 description 11
- 238000002474 experimental method Methods 0.000 description 11
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 11
- 241000699694 Gerbillinae Species 0.000 description 10
- 239000000047 product Substances 0.000 description 10
- 239000007787 solid Substances 0.000 description 10
- 241001465754 Metazoa Species 0.000 description 9
- 150000003254 radicals Chemical class 0.000 description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 8
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 8
- 241000700159 Rattus Species 0.000 description 8
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 7
- 210000004556 brain Anatomy 0.000 description 7
- 230000007423 decrease Effects 0.000 description 7
- 238000001990 intravenous administration Methods 0.000 description 7
- 230000001537 neural effect Effects 0.000 description 7
- 239000000243 solution Substances 0.000 description 7
- 206010061216 Infarction Diseases 0.000 description 6
- 241000699670 Mus sp. Species 0.000 description 6
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 6
- 230000015572 biosynthetic process Effects 0.000 description 6
- 238000006243 chemical reaction Methods 0.000 description 6
- 230000006870 function Effects 0.000 description 6
- AIMREYQYBFBEGQ-UHFFFAOYSA-N 2-methyl-2-nitropropane Chemical compound CC(C)(C)[N+]([O-])=O AIMREYQYBFBEGQ-UHFFFAOYSA-N 0.000 description 5
- 230000006378 damage Effects 0.000 description 5
- 238000010586 diagram Methods 0.000 description 5
- 230000002255 enzymatic effect Effects 0.000 description 5
- 230000007574 infarction Effects 0.000 description 5
- XWESXZZECGOXDQ-UHFFFAOYSA-N n-tert-butylhydroxylamine Chemical compound CC(C)(C)NO XWESXZZECGOXDQ-UHFFFAOYSA-N 0.000 description 5
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 5
- 102000004420 Creatine Kinase Human genes 0.000 description 4
- 108010042126 Creatine kinase Proteins 0.000 description 4
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 4
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 4
- 239000002246 antineoplastic agent Substances 0.000 description 4
- 230000008901 benefit Effects 0.000 description 4
- 150000001768 cations Chemical class 0.000 description 4
- 229940079593 drug Drugs 0.000 description 4
- 102000005396 glutamine synthetase Human genes 0.000 description 4
- 108020002326 glutamine synthetase Proteins 0.000 description 4
- 238000001727 in vivo Methods 0.000 description 4
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 4
- 235000019341 magnesium sulphate Nutrition 0.000 description 4
- 229910052757 nitrogen Inorganic materials 0.000 description 4
- 229960005419 nitrogen Drugs 0.000 description 4
- 238000002360 preparation method Methods 0.000 description 4
- 239000011541 reaction mixture Substances 0.000 description 4
- 238000003786 synthesis reaction Methods 0.000 description 4
- PQYVGRGYAZDHFY-UHFFFAOYSA-N 4-formylbenzene-1,3-disulfonic acid Chemical compound OS(=O)(=O)C1=CC=C(C=O)C(S(O)(=O)=O)=C1 PQYVGRGYAZDHFY-UHFFFAOYSA-N 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- 208000024827 Alzheimer disease Diseases 0.000 description 3
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 3
- 229960000583 acetic acid Drugs 0.000 description 3
- 230000009471 action Effects 0.000 description 3
- 125000000217 alkyl group Chemical group 0.000 description 3
- 238000010171 animal model Methods 0.000 description 3
- 239000003054 catalyst Substances 0.000 description 3
- 239000003153 chemical reaction reagent Substances 0.000 description 3
- 208000035475 disorder Diseases 0.000 description 3
- 231100000673 dose–response relationship Toxicity 0.000 description 3
- 238000007912 intraperitoneal administration Methods 0.000 description 3
- 239000007788 liquid Substances 0.000 description 3
- 210000003657 middle cerebral artery Anatomy 0.000 description 3
- 230000004770 neurodegeneration Effects 0.000 description 3
- 210000002569 neuron Anatomy 0.000 description 3
- 230000004792 oxidative damage Effects 0.000 description 3
- 239000000843 powder Substances 0.000 description 3
- 230000002035 prolonged effect Effects 0.000 description 3
- 230000005855 radiation Effects 0.000 description 3
- 239000011780 sodium chloride Substances 0.000 description 3
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 3
- 230000001225 therapeutic effect Effects 0.000 description 3
- 210000001519 tissue Anatomy 0.000 description 3
- 231100000331 toxic Toxicity 0.000 description 3
- 230000002588 toxic effect Effects 0.000 description 3
- 238000011269 treatment regimen Methods 0.000 description 3
- LNOBZXNCABUBKK-UHFFFAOYSA-N 2,3,5-triphenyltetrazolium Chemical compound C1=CC=CC=C1C(N=[N+]1C=2C=CC=CC=2)=NN1C1=CC=CC=C1 LNOBZXNCABUBKK-UHFFFAOYSA-N 0.000 description 2
- 201000006474 Brain Ischemia Diseases 0.000 description 2
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 2
- 102000018899 Glutamate Receptors Human genes 0.000 description 2
- 108010027915 Glutamate Receptors Proteins 0.000 description 2
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 2
- OFBQJSOFQDEBGM-UHFFFAOYSA-N Pentane Chemical compound CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 2
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 2
- 206010063837 Reperfusion injury Diseases 0.000 description 2
- 208000027418 Wounds and injury Diseases 0.000 description 2
- 150000003869 acetamides Chemical class 0.000 description 2
- ZOIORXHNWRGPMV-UHFFFAOYSA-N acetic acid;zinc Chemical compound [Zn].CC(O)=O.CC(O)=O ZOIORXHNWRGPMV-UHFFFAOYSA-N 0.000 description 2
- 230000007059 acute toxicity Effects 0.000 description 2
- 231100000403 acute toxicity Toxicity 0.000 description 2
- 125000003342 alkenyl group Chemical group 0.000 description 2
- 125000003545 alkoxy group Chemical group 0.000 description 2
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 2
- 229910052782 aluminium Inorganic materials 0.000 description 2
- 206010002026 amyotrophic lateral sclerosis Diseases 0.000 description 2
- 229940092714 benzenesulfonic acid Drugs 0.000 description 2
- 230000036760 body temperature Effects 0.000 description 2
- 239000011575 calcium Substances 0.000 description 2
- 201000011510 cancer Diseases 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 210000004027 cell Anatomy 0.000 description 2
- 230000008859 change Effects 0.000 description 2
- 230000001086 cytosolic effect Effects 0.000 description 2
- 238000001514 detection method Methods 0.000 description 2
- 150000002148 esters Chemical class 0.000 description 2
- 239000000706 filtrate Substances 0.000 description 2
- 238000001914 filtration Methods 0.000 description 2
- 239000011888 foil Substances 0.000 description 2
- 239000012634 fragment Substances 0.000 description 2
- 239000012362 glacial acetic acid Substances 0.000 description 2
- 208000035474 group of disease Diseases 0.000 description 2
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 2
- 238000000338 in vitro Methods 0.000 description 2
- 230000002779 inactivation Effects 0.000 description 2
- 238000010255 intramuscular injection Methods 0.000 description 2
- 239000007927 intramuscular injection Substances 0.000 description 2
- 230000001665 lethal effect Effects 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- 238000005259 measurement Methods 0.000 description 2
- 230000007246 mechanism Effects 0.000 description 2
- OSWPMRLSEDHDFF-UHFFFAOYSA-N methyl salicylate Chemical compound COC(=O)C1=CC=CC=C1O OSWPMRLSEDHDFF-UHFFFAOYSA-N 0.000 description 2
- 208000010125 myocardial infarction Diseases 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 230000036542 oxidative stress Effects 0.000 description 2
- 229910052760 oxygen Inorganic materials 0.000 description 2
- 239000002245 particle Substances 0.000 description 2
- 239000000546 pharmaceutical excipient Substances 0.000 description 2
- 239000011591 potassium Substances 0.000 description 2
- 108090000765 processed proteins & peptides Proteins 0.000 description 2
- 230000006318 protein oxidation Effects 0.000 description 2
- 102000004169 proteins and genes Human genes 0.000 description 2
- 108090000623 proteins and genes Proteins 0.000 description 2
- 238000001959 radiotherapy Methods 0.000 description 2
- 238000011552 rat model Methods 0.000 description 2
- 230000002829 reductive effect Effects 0.000 description 2
- 230000010410 reperfusion Effects 0.000 description 2
- 230000002441 reversible effect Effects 0.000 description 2
- 230000001624 sedative effect Effects 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- 150000003751 zinc Chemical class 0.000 description 2
- 239000004246 zinc acetate Substances 0.000 description 2
- 0 *[N-][N+](C1)[C@@]1c(c(S(O)(=O)=O)c1)ccc1S Chemical compound *[N-][N+](C1)[C@@]1c(c(S(O)(=O)=O)c1)ccc1S 0.000 description 1
- 125000004204 2-methoxyphenyl group Chemical group [H]C1=C([H])C(*)=C(OC([H])([H])[H])C([H])=C1[H] 0.000 description 1
- 125000004172 4-methoxyphenyl group Chemical group [H]C1=C([H])C(OC([H])([H])[H])=C([H])C([H])=C1* 0.000 description 1
- STQGQHZAVUOBTE-UHFFFAOYSA-N 7-Cyan-hept-2t-en-4,6-diinsaeure Natural products C1=2C(O)=C3C(=O)C=4C(OC)=CC=CC=4C(=O)C3=C(O)C=2CC(O)(C(C)=O)CC1OC1CC(N)C(O)C(C)O1 STQGQHZAVUOBTE-UHFFFAOYSA-N 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- 229910000761 Aluminium amalgam Inorganic materials 0.000 description 1
- 229910000497 Amalgam Inorganic materials 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- 102000013455 Amyloid beta-Peptides Human genes 0.000 description 1
- 108010090849 Amyloid beta-Peptides Proteins 0.000 description 1
- 102000014303 Amyloid beta-Protein Precursor Human genes 0.000 description 1
- 108010079054 Amyloid beta-Protein Precursor Proteins 0.000 description 1
- 201000001320 Atherosclerosis Diseases 0.000 description 1
- 108010006654 Bleomycin Proteins 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- 238000011746 C57BL/6J (JAX™ mouse strain) Methods 0.000 description 1
- XNIXUMIGZNCVNG-UHFFFAOYSA-N CC(C)(C)[N+](=O)[O-].[N+](=O)(OC(C)(C)C)[O-] Chemical compound CC(C)(C)[N+](=O)[O-].[N+](=O)(OC(C)(C)C)[O-] XNIXUMIGZNCVNG-UHFFFAOYSA-N 0.000 description 1
- BHPQYMZQTOCNFJ-UHFFFAOYSA-N Calcium cation Chemical compound [Ca+2] BHPQYMZQTOCNFJ-UHFFFAOYSA-N 0.000 description 1
- 206010008120 Cerebral ischaemia Diseases 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- 206010010254 Concussion Diseases 0.000 description 1
- 229920002261 Corn starch Polymers 0.000 description 1
- 206010011985 Decubitus ulcer Diseases 0.000 description 1
- 206010012289 Dementia Diseases 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- QXNVGIXVLWOKEQ-UHFFFAOYSA-N Disodium Chemical class [Na][Na] QXNVGIXVLWOKEQ-UHFFFAOYSA-N 0.000 description 1
- 238000004435 EPR spectroscopy Methods 0.000 description 1
- 102000004190 Enzymes Human genes 0.000 description 1
- 108090000790 Enzymes Proteins 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- 206010019280 Heart failures Diseases 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- JLVVSXFLKOJNIY-UHFFFAOYSA-N Magnesium ion Chemical compound [Mg+2] JLVVSXFLKOJNIY-UHFFFAOYSA-N 0.000 description 1
- 244000246386 Mentha pulegium Species 0.000 description 1
- 235000016257 Mentha pulegium Nutrition 0.000 description 1
- 235000004357 Mentha x piperita Nutrition 0.000 description 1
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 1
- 208000019695 Migraine disease Diseases 0.000 description 1
- 206010050031 Muscle strain Diseases 0.000 description 1
- 229910002651 NO3 Inorganic materials 0.000 description 1
- 206010028851 Necrosis Diseases 0.000 description 1
- 206010029350 Neurotoxicity Diseases 0.000 description 1
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 1
- DORMASDKRAZJIM-UHFFFAOYSA-N OS(c1cc(S)ccc1C(C1)[NH+]1[N-]=O)(=O)=O Chemical compound OS(c1cc(S)ccc1C(C1)[NH+]1[N-]=O)(=O)=O DORMASDKRAZJIM-UHFFFAOYSA-N 0.000 description 1
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 1
- 208000018737 Parkinson disease Diseases 0.000 description 1
- 208000004210 Pressure Ulcer Diseases 0.000 description 1
- 208000017442 Retinal disease Diseases 0.000 description 1
- 206010038923 Retinopathy Diseases 0.000 description 1
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- 208000032851 Subarachnoid Hemorrhage Diseases 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 206010044221 Toxic encephalopathy Diseases 0.000 description 1
- 229920001615 Tragacanth Polymers 0.000 description 1
- 206010052428 Wound Diseases 0.000 description 1
- PTFCDOFLOPIGGS-UHFFFAOYSA-N Zinc dication Chemical compound [Zn+2] PTFCDOFLOPIGGS-UHFFFAOYSA-N 0.000 description 1
- 230000002159 abnormal effect Effects 0.000 description 1
- 230000005856 abnormality Effects 0.000 description 1
- 125000003668 acetyloxy group Chemical group [H]C([H])([H])C(=O)O[*] 0.000 description 1
- 239000004480 active ingredient Substances 0.000 description 1
- 239000013543 active substance Substances 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 230000032683 aging Effects 0.000 description 1
- 150000001299 aldehydes Chemical class 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 229940100198 alkylating agent Drugs 0.000 description 1
- 239000002168 alkylating agent Substances 0.000 description 1
- AZDRQVAHHNSJOQ-UHFFFAOYSA-N alumane Chemical class [AlH3] AZDRQVAHHNSJOQ-UHFFFAOYSA-N 0.000 description 1
- UERBIJRDJNPTJD-UHFFFAOYSA-N aluminum mercury Chemical compound [Al].[Hg] UERBIJRDJNPTJD-UHFFFAOYSA-N 0.000 description 1
- 150000001412 amines Chemical class 0.000 description 1
- 150000001413 amino acids Chemical group 0.000 description 1
- 150000003863 ammonium salts Chemical class 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 239000005557 antagonist Substances 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 230000000340 anti-metabolite Effects 0.000 description 1
- 229940088710 antibiotic agent Drugs 0.000 description 1
- 238000011319 anticancer therapy Methods 0.000 description 1
- 229940100197 antimetabolite Drugs 0.000 description 1
- 239000002256 antimetabolite Substances 0.000 description 1
- 238000013459 approach Methods 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 239000008135 aqueous vehicle Substances 0.000 description 1
- 239000000305 astragalus gummifer gum Substances 0.000 description 1
- 230000006399 behavior Effects 0.000 description 1
- 230000002146 bilateral effect Effects 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 239000004305 biphenyl Substances 0.000 description 1
- 235000010290 biphenyl Nutrition 0.000 description 1
- 125000006267 biphenyl group Chemical group 0.000 description 1
- 229960001561 bleomycin Drugs 0.000 description 1
- OYVAGSVQBOHSSS-UAPAGMARSA-O bleomycin A2 Chemical compound N([C@H](C(=O)N[C@H](C)[C@@H](O)[C@H](C)C(=O)N[C@@H]([C@H](O)C)C(=O)NCCC=1SC=C(N=1)C=1SC=C(N=1)C(=O)NCCC[S+](C)C)[C@@H](O[C@H]1[C@H]([C@@H](O)[C@H](O)[C@H](CO)O1)O[C@@H]1[C@H]([C@@H](OC(N)=O)[C@H](O)[C@@H](CO)O1)O)C=1N=CNC=1)C(=O)C1=NC([C@H](CC(N)=O)NC[C@H](N)C(N)=O)=NC(N)=C1C OYVAGSVQBOHSSS-UAPAGMARSA-O 0.000 description 1
- 210000004369 blood Anatomy 0.000 description 1
- 239000008280 blood Substances 0.000 description 1
- 230000008499 blood brain barrier function Effects 0.000 description 1
- 210000001218 blood-brain barrier Anatomy 0.000 description 1
- 230000006931 brain damage Effects 0.000 description 1
- 231100000874 brain damage Toxicity 0.000 description 1
- 208000029028 brain injury Diseases 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 1
- 230000000747 cardiac effect Effects 0.000 description 1
- 210000001715 carotid artery Anatomy 0.000 description 1
- 210000001168 carotid artery common Anatomy 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 208000015114 central nervous system disease Diseases 0.000 description 1
- 230000002490 cerebral effect Effects 0.000 description 1
- 206010008118 cerebral infarction Diseases 0.000 description 1
- 239000007795 chemical reaction product Substances 0.000 description 1
- 238000002512 chemotherapy Methods 0.000 description 1
- 229960004630 chlorambucil Drugs 0.000 description 1
- JCKYGMPEJWAADB-UHFFFAOYSA-N chlorambucil Chemical compound OC(=O)CCCC1=CC=C(N(CCCl)CCCl)C=C1 JCKYGMPEJWAADB-UHFFFAOYSA-N 0.000 description 1
- RCTYPNKXASFOBE-UHFFFAOYSA-M chloromercury Chemical compound [Hg]Cl RCTYPNKXASFOBE-UHFFFAOYSA-M 0.000 description 1
- 238000003776 cleavage reaction Methods 0.000 description 1
- 229940075614 colloidal silicon dioxide Drugs 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 230000000052 comparative effect Effects 0.000 description 1
- 230000009514 concussion Effects 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 239000008120 corn starch Substances 0.000 description 1
- 230000001186 cumulative effect Effects 0.000 description 1
- 125000004122 cyclic group Chemical group 0.000 description 1
- 229940127089 cytotoxic agent Drugs 0.000 description 1
- 230000003013 cytotoxicity Effects 0.000 description 1
- 231100000135 cytotoxicity Toxicity 0.000 description 1
- STQGQHZAVUOBTE-VGBVRHCVSA-N daunorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(C)=O)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 STQGQHZAVUOBTE-VGBVRHCVSA-N 0.000 description 1
- 229960000975 daunorubicin Drugs 0.000 description 1
- 230000034994 death Effects 0.000 description 1
- 230000003247 decreasing effect Effects 0.000 description 1
- 230000001066 destructive effect Effects 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 230000018109 developmental process Effects 0.000 description 1
- 238000003745 diagnosis Methods 0.000 description 1
- 239000002270 dispersing agent Substances 0.000 description 1
- 238000004821 distillation Methods 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 229960004679 doxorubicin Drugs 0.000 description 1
- 238000001362 electron spin resonance spectrum Methods 0.000 description 1
- 210000003743 erythrocyte Anatomy 0.000 description 1
- 239000000284 extract Substances 0.000 description 1
- 210000002950 fibroblast Anatomy 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 239000012065 filter cake Substances 0.000 description 1
- 239000000796 flavoring agent Substances 0.000 description 1
- 235000013355 food flavoring agent Nutrition 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 239000000499 gel Substances 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 238000007429 general method Methods 0.000 description 1
- 238000012812 general test Methods 0.000 description 1
- 230000002518 glial effect Effects 0.000 description 1
- 125000001188 haloalkyl group Chemical group 0.000 description 1
- 229910052736 halogen Inorganic materials 0.000 description 1
- 150000002367 halogens Chemical class 0.000 description 1
- 230000009931 harmful effect Effects 0.000 description 1
- 230000036541 health Effects 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 230000000971 hippocampal effect Effects 0.000 description 1
- 210000004295 hippocampal neuron Anatomy 0.000 description 1
- 229940088597 hormone Drugs 0.000 description 1
- 239000005556 hormone Substances 0.000 description 1
- 235000001050 hortel pimenta Nutrition 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- 125000005020 hydroxyalkenyl group Chemical group 0.000 description 1
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 1
- 239000005457 ice water Substances 0.000 description 1
- 229960001101 ifosfamide Drugs 0.000 description 1
- HOMGKSMUEGBAAB-UHFFFAOYSA-N ifosfamide Chemical compound ClCCNP1(=O)OCCCN1CCCl HOMGKSMUEGBAAB-UHFFFAOYSA-N 0.000 description 1
- 125000002883 imidazolyl group Chemical group 0.000 description 1
- 238000011534 incubation Methods 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 230000000977 initiatory effect Effects 0.000 description 1
- 208000014674 injury Diseases 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 238000010253 intravenous injection Methods 0.000 description 1
- 230000000302 ischemic effect Effects 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 239000010410 layer Substances 0.000 description 1
- 231100001231 less toxic Toxicity 0.000 description 1
- 231100000518 lethal Toxicity 0.000 description 1
- 231100000225 lethality Toxicity 0.000 description 1
- 239000006193 liquid solution Substances 0.000 description 1
- 239000006194 liquid suspension Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 229940096405 magnesium cation Drugs 0.000 description 1
- 159000000003 magnesium salts Chemical class 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- 231100000682 maximum tolerated dose Toxicity 0.000 description 1
- 229960001924 melphalan Drugs 0.000 description 1
- SGDBTWWWUNNDEQ-LBPRGKRZSA-N melphalan Chemical compound OC(=O)[C@@H](N)CC1=CC=C(N(CCCl)CCCl)C=C1 SGDBTWWWUNNDEQ-LBPRGKRZSA-N 0.000 description 1
- 239000000155 melt Substances 0.000 description 1
- 238000002844 melting Methods 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- LWJROJCJINYWOX-UHFFFAOYSA-L mercury dichloride Chemical compound Cl[Hg]Cl LWJROJCJINYWOX-UHFFFAOYSA-L 0.000 description 1
- 230000004060 metabolic process Effects 0.000 description 1
- JIQNWFBLYKVZFY-UHFFFAOYSA-N methoxycyclohexatriene Chemical compound COC1=C[C]=CC=C1 JIQNWFBLYKVZFY-UHFFFAOYSA-N 0.000 description 1
- STZCRXQWRGQSJD-GEEYTBSJSA-M methyl orange Chemical compound [Na+].C1=CC(N(C)C)=CC=C1\N=N\C1=CC=C(S([O-])(=O)=O)C=C1 STZCRXQWRGQSJD-GEEYTBSJSA-M 0.000 description 1
- 229940012189 methyl orange Drugs 0.000 description 1
- 229960001047 methyl salicylate Drugs 0.000 description 1
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 1
- 239000008108 microcrystalline cellulose Substances 0.000 description 1
- 229940016286 microcrystalline cellulose Drugs 0.000 description 1
- 206010027599 migraine Diseases 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 230000017074 necrotic cell death Effects 0.000 description 1
- 210000000478 neocortex Anatomy 0.000 description 1
- 210000004498 neuroglial cell Anatomy 0.000 description 1
- 231100000189 neurotoxic Toxicity 0.000 description 1
- 230000002887 neurotoxic effect Effects 0.000 description 1
- 231100000228 neurotoxicity Toxicity 0.000 description 1
- 230000007135 neurotoxicity Effects 0.000 description 1
- 239000002687 nonaqueous vehicle Substances 0.000 description 1
- 210000000056 organ Anatomy 0.000 description 1
- 239000012044 organic layer Substances 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 125000000636 p-nitrophenyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1*)[N+]([O-])=O 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 230000000144 pharmacologic effect Effects 0.000 description 1
- 125000001484 phenothiazinyl group Chemical group C1(=CC=CC=2SC3=CC=CC=C3NC12)* 0.000 description 1
- ZUOUZKKEUPVFJK-UHFFFAOYSA-N phenylbenzene Natural products C1=CC=CC=C1C1=CC=CC=C1 ZUOUZKKEUPVFJK-UHFFFAOYSA-N 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- XAEFZNCEHLXOMS-UHFFFAOYSA-M potassium benzoate Chemical compound [K+].[O-]C(=O)C1=CC=CC=C1 XAEFZNCEHLXOMS-UHFFFAOYSA-M 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- CPTBDICYNRMXFX-UHFFFAOYSA-N procarbazine Chemical compound CNNCC1=CC=C(C(=O)NC(C)C)C=C1 CPTBDICYNRMXFX-UHFFFAOYSA-N 0.000 description 1
- 229960000624 procarbazine Drugs 0.000 description 1
- 230000001681 protective effect Effects 0.000 description 1
- 238000000425 proton nuclear magnetic resonance spectrum Methods 0.000 description 1
- 239000012429 reaction media Substances 0.000 description 1
- 238000011084 recovery Methods 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000009467 reduction Effects 0.000 description 1
- 238000010992 reflux Methods 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- CVHZOJJKTDOEJC-UHFFFAOYSA-N saccharin Chemical compound C1=CC=C2C(=O)NS(=O)(=O)C2=C1 CVHZOJJKTDOEJC-UHFFFAOYSA-N 0.000 description 1
- 229940081974 saccharin Drugs 0.000 description 1
- 235000019204 saccharin Nutrition 0.000 description 1
- 239000000901 saccharin and its Na,K and Ca salt Substances 0.000 description 1
- 238000011076 safety test Methods 0.000 description 1
- 230000007017 scission Effects 0.000 description 1
- 230000006403 short-term memory Effects 0.000 description 1
- 238000009097 single-agent therapy Methods 0.000 description 1
- 239000002904 solvent Substances 0.000 description 1
- 238000004611 spectroscopical analysis Methods 0.000 description 1
- 238000013222 sprague-dawley male rat Methods 0.000 description 1
- 238000012453 sprague-dawley rat model Methods 0.000 description 1
- 238000010186 staining Methods 0.000 description 1
- 239000008107 starch Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- BDHFUVZGWQCTTF-UHFFFAOYSA-M sulfonate Chemical compound [O-]S(=O)=O BDHFUVZGWQCTTF-UHFFFAOYSA-M 0.000 description 1
- 150000003871 sulfonates Chemical class 0.000 description 1
- 125000001273 sulfonato group Chemical group [O-]S(*)(=O)=O 0.000 description 1
- 229910052717 sulfur Inorganic materials 0.000 description 1
- 239000013589 supplement Substances 0.000 description 1
- 230000004083 survival effect Effects 0.000 description 1
- 239000000375 suspending agent Substances 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 238000001308 synthesis method Methods 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 230000002123 temporal effect Effects 0.000 description 1
- 238000010998 test method Methods 0.000 description 1
- 230000000472 traumatic effect Effects 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
- 229910052725 zinc Inorganic materials 0.000 description 1
- 239000011701 zinc Substances 0.000 description 1
- 229940006486 zinc cation Drugs 0.000 description 1
- IPCXNCATNBAPKW-UHFFFAOYSA-N zinc;hydrate Chemical compound O.[Zn] IPCXNCATNBAPKW-UHFFFAOYSA-N 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C309/00—Sulfonic acids; Halides, esters, or anhydrides thereof
- C07C309/01—Sulfonic acids
- C07C309/28—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton
- C07C309/45—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton containing nitrogen atoms, not being part of nitro or nitroso groups, bound to the carbon skeleton
- C07C309/46—Sulfonic acids having sulfo groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton containing nitrogen atoms, not being part of nitro or nitroso groups, bound to the carbon skeleton having the sulfo groups bound to carbon atoms of non-condensed six-membered aromatic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/185—Acids; Anhydrides, halides or salts thereof, e.g. sulfur acids, imidic, hydrazonic or hydroximic acids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P39/00—General protective or antinoxious agents
- A61P39/06—Free radical scavengers or antioxidants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Biomedical Technology (AREA)
- Epidemiology (AREA)
- Cardiology (AREA)
- Heart & Thoracic Surgery (AREA)
- Vascular Medicine (AREA)
- Urology & Nephrology (AREA)
- Hospice & Palliative Care (AREA)
- Toxicology (AREA)
- Biochemistry (AREA)
- Psychiatry (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Hydrogenated Pyridines (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
Abstract
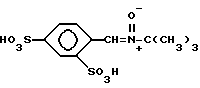
Описывается новое соединение 2,4-дисульфо-альфа-фенил-трет-бутилнитрон формулы
и его фармацевтически приемлемые соли. Эти вещества пригодны в качестве фармацевтических средств для перорального или парентерального, например внутривенного, введения пациентам, страдающим от острого окисления центральной нервной системы, которое происходит при ударе, или от постепенного окисления центральной нервной системы, которое может обнаруживать себя как прогрессирующая потеря функции центральной нервной системы. Эти вещества также применяются для ослабления интенсивности побочных эффектов при лечении заболеваний, которое вызывает окислительное нарушение. Описываются также фармацевтическая композиция и способы лечения с использованием соединений общей формулы I. 17 с. и 4 з.п. ф-лы, 6 ил., 7 табл.
и его фармацевтически приемлемые соли. Эти вещества пригодны в качестве фармацевтических средств для перорального или парентерального, например внутривенного, введения пациентам, страдающим от острого окисления центральной нервной системы, которое происходит при ударе, или от постепенного окисления центральной нервной системы, которое может обнаруживать себя как прогрессирующая потеря функции центральной нервной системы. Эти вещества также применяются для ослабления интенсивности побочных эффектов при лечении заболеваний, которое вызывает окислительное нарушение. Описываются также фармацевтическая композиция и способы лечения с использованием соединений общей формулы I. 17 с. и 4 з.п. ф-лы, 6 ил., 7 табл.
Description
Настоящее изобретение относится к производному нитрона, его солям и их применению в качестве фармацевтических нитронных средств улавливания свободных радикалов.
Альфа-фенил-трет-бутилнитрон ( или "ФБН") идентифицирован в 70-х годах как полезный аналитический реактив, который применяют вместе с электронным спиновым резонансом ("ЭСР") для способствования обнаружению свободных радикалов. Обнаружено, что PBN реагирует с некоторыми свободными радикалами и генерирует образование химических частиц, дающих характерный ЭПР-спектр, и, таким образом, делающих возможным определение присутствия или отсутствия свободных радикалов.
В конце 70-х - начале 80-х годов медики начали сосредоточивать внимание на роли, которую играют свободные радикалы при таких заболеваниях, как сердечные приступы, удары и при подобных заболеваниях. ФБН все чаще применяют in vitro, чтобы получить аналитические данные о присутствии свободных радикалов при таких состояниях. Позднее его вводят животным моделям in vivo, вновь в качестве вспомогательного средства при попытках обнаружить свободные радикалы при моделировании ишемии и подобных заболеваний.
В середине 80-х появились первые предположения о возможном терапевтическом действии ФБН, когда эксперименты на животных с тяжелой травматической ишемией показали, что животные, которых лечили ФБН, имеют больше шансов на выживание, чем контрольные.
В 1991 г. , 2 мая, опубликована заявка PCT WO 91-05552. В этой заявке, которая частично соответствует выданным в настоящее время патентам США N 5825032 и 5036097, описывается ФБН и ряд производных ФБН, определяемых формулой

где X представляет собой фенил или

где R представляет собой H, , или Z, или

и n представляет собой целое число от 1 до 5, или

и Y представляет собой трет-бутил или гидроксилированный или ацетилированный трет-бутил, или замещенный фенил. Такие соединения описываются как фармацевтические средства для лечения последствий удара и других состояний, которые описываются как ассоциируемые с вредным влиянием свободных радикалов.
где X представляет собой фенил или
где R представляет собой H,
и n представляет собой целое число от 1 до 5, или
и Y представляет собой трет-бутил или гидроксилированный или ацетилированный трет-бутил, или замещенный фенил. Такие соединения описываются как фармацевтические средства для лечения последствий удара и других состояний, которые описываются как ассоциируемые с вредным влиянием свободных радикалов.
В 1992 г. была подана другая заявка PCT, относящаяся к ФБН и родственным соединениям и применению их в медицине. Эта заявка, основанная на предшествующей заявке США (сер. N 716952 с датой подачи 18 июня 1991), опубликована 23 декабря 1992 под номером WO 92/22290. В этой публикации 1992 г. приводятся два очень широких описания общего характера. Во-первых, делается попытка описать все возможные болезненные состояния, которые ассоциируются со свободными радикалами. Диапазон этих состояний начинается от нарушений ЦНС (удар, старение, мигрень и т.п.), проходит через заболевания периферических органов (включая атеросклероз, пролежни, раны и мышечное перенапряжение), через воздействие УФ-излучения к упоминанию, но лишь мельком, о воздействии яркого освещения. Во-вторых, делается попытка привести перечень всех возможных спиновых ловушек.
Помимо целого ряда веществ, не относящихся к ФБН, в этой заявке весьма подробно дается определение потенциально полезным соединениям ФБН, к которым относятся ФБН и его производные формулы

где X представляет собой фенил, имидазолил, фенотиазинил или (R2)n

n = 1-5, предпочтительно, 1-3,
R2 = независимо (может изменяться в пределах молекулы) галоген, алкил, оксиалкил, алкенил, оксиалкенил, OH, NH2, NHZ, NZ, NO,


или
 -SO3H, -OSO3H, SH, -S(алкил), -S(алкенил), и галоидалкил, в особенности, включая -CF3,
A = O или S, и
Z представляет собой C1-C6-линейную, разветвленную, алкильную или циклическую группу, и
Y представляет собой трет-бутильную группу, которая может быть гидроксилированной или ацетилированной в одном или нескольких положениях, фенил или
 .
где X представляет собой фенил, имидазолил, фенотиазинил или (R2)n
n = 1-5, предпочтительно, 1-3,
R2 = независимо (может изменяться в пределах молекулы) галоген, алкил, оксиалкил, алкенил, оксиалкенил, OH, NH2, NHZ, NZ, NO,
или
A = O или S, и
Z представляет собой C1-C6-линейную, разветвленную, алкильную или циклическую группу, и
Y представляет собой трет-бутильную группу, которая может быть гидроксилированной или ацетилированной в одном или нескольких положениях, фенил или
Утверждается, что в настоящий момент PBN является наиболее предпочтительным соединением, причем сообщается, что он не имеет ощутимого действия на нормальные или поврежденные клетки, и также утверждается, что и некоторые производные являются полезными, в том числе гидроксипроизводные, особенно 2-, 3- или 4-гидроксифенил-трет-бутилнитрон и фенил (моно-, ди- или тригидрокси)-трет-бутилнитрон, сложные эфиры ФБН, в особенности эфиры, которые высвобождают 2-, 3- или 4-гидроксифенил-трет-бутилнитрон, такие как ацетоксипроизводное, 2-, 3- или 4-карбоксифенил-трет-бутилнитрон, фенилгидроксибутилнитрон, алкоксильные производные, в особенности алкоксильные производные, которые высвобождают 2-, 3- или 4-гидроксифенил-трет-бутилнитрон, например, 2-, 3- или 4-метоксифенильные производные ФБН, и ацетамидные производные, в особенности ацетамидные производные, которые высвобождают 2-, 3- или 4-аминофенил-трет-бутилнитрон, дифенилнитрон ДФН и аналогичные производные дифенилнитрона, N-трет-бутил- α -(4-нитрофенил)нитрон, и N-трет-бутил- α -(2-сульфофенил)нитрон.
Обнаружено, что одно из производных ФБН и его соли обладают превосходными фармакологическими свойствами. Хотя это производное (2,4-дисульфонил-ФБН-) входит в обширную группу веществ, описанных в общем виде в вышеупомянутой публикации WO 92/022290, подробно это соединение не описывается. Не сообщается и о его преимущественных свойствах.
Ожидается, что это соединение с его двумя сульфонатными группами будет обладать повышенной растворимостью, но также ожидается, что оно будет плохо преодолевать гематоэнцефалический барьер по причине своего лиофобного характера. Однако, когда это соединение получают и испытывают in vivo, оно обнаруживает неожиданное возрастание эффективности при сравнении с ФБН. Такое возрастание эффективности имеет место наряду с возрастанием активности - по сравнению с ФБН. Прямой противоположностью этому заметному возрастанию активности и эффективности является заметное и весьма существенное снижение токсичности по сравнению с ФБН.
Такие результаты оказались неожиданными, поскольку в литературе по корреляции строения и активности среди определенных групп соединений терапевтическая активность, как правило, является ковариантной токсичности. Таким образом, наиболее близкие родственные соединения сохраняют свое соотношение терапевтической силы и токсичности. В противоположность этому, соединение настоящего изобретения отклоняется от такого ожидаемого соотношения, когда его активность возрастает, а его токсичность уменьшается при сравнении с ближайшими аналогами.
Соответственно, настоящее изобретение, с одной стороны, раскрывает ФБН-дисульфонильное производное

и его фармацевтически приемлемые соли.
и его фармацевтически приемлемые соли.
В соответствии со вторым своим аспектом, настоящее изобретение относится к фармацевтическим композициям, содержащим это соединение или его соль в качестве активного ингредиента, которые можно вводить парентерально, например внутривенно, и перорально.
В своем третьем аспекте настоящее изобретение относится к способу лечения пациента, который страдает от заболевания, включающего острое окислительное поражение центральной нервной системы, такого пациента, как пациент, который перенес удар, причем при упомянутом способе лечения вводят парентерально, например внутривенно, фармацевтическую композицию на основе упомянутого соединения или его соли.
В-четвертых, настоящее изобретение относится к способу лечения пациента, страдающего от заболевания, характеризуемого длительным низким окислительным давлением на центральную нервную систему и прогрессирующей потерей функции центральной нервной системы. При упомянутом способе вводят парентерально, например внутривенно, или, предпочтительно, перорально фармацевтическую композицию на основе упомянутого соединения или его соли.
В-пятых, настоящее изобретение относится к способу снижения или уменьшения интенсивности побочных действий, возникающих из-за окислительного нарушения, происходящего у пациента при лечении рака. По этому способу вводят парентерально, например внутривенно, или перорально фармацевтическую композицию на основе упомянутого соединения или его соли.
Подробное описание настоящего изобретения состоит из перечисленных далее разделов.
Краткое описание чертежей.
Соединение и его соли.
Получение соединения.
Фармацевтические композиции.
Состояния, которые лечат, и схемы лечения.
Примеры.
Краткое описание чертежей.
В настоящем разделе описываются прилагаемые чертежи.
На фиг. 1 дается схема последовательности реакций при получении соединения настоящего изобретения.
Фиг. 2 (A, B и C) и фиг. 3 (A, B и C) представляют собой два набора графиков, иллюстрирующих нежелательное изменение способности к терморегулированию организма животного, которое проявляется в виде зависимости от дозы известного нитронного соединения-ловушки радикалов и, в противоположность этому, отсутствие такого нежелательного токсичного действия в случае заявленного соединения.
Фиг. 4 (A, B, C и D) представляет собой набор из четырех графиков, демонстрирующих превосходство соединения изобретения над ближайшим известным нитронным соединением при сравнении их для лечения постепенной нейродегенерации (таких как болезнь Альцгеймера), что иллюстрируется их относительной способностью препятствовать бета-амилоидбелковой инактивации ключевых ферментов в растворе.
На фиг. 5 приводится диаграмма, иллюстрирующая эффективность соединения изобретения в снижении конечной зоны инфаркта, наблюдаемого после закупорки средней артерии головного мозга у крыс.
На фиг. 6 (A, B и C) приводятся три диаграммы, иллюстрирующие способность соединения изобретения снижать побочное действие высоких концентраций противораковых средств у животных.
Соединение и его соли
Соединение настоящего изобретения представляет собой 2,4-дисульфонил- α -фенил-трет-бутилнитрон. Оно также упоминается в настоящем описании как "2,4-дисульфонил-ФБН" или как "ФБН-2,4-дисульфонат". Это соединение существует в форме кислоты

в виде твердого вещества и в растворе с низким pH. Оно также существует при более высоких значениях pH в форме ионизированной соли, которую можно представить как

или в виде

где X представляет собой фармацевтически приемлемый катион. Чаще всего этот катион представляет собой одновалентную частицу, такую как натрий, калий или аммоний, но он также может представлять собой многовалентный катион в сочетании с фармацевтически приемлемым одновалентным анионом, например, катион кальция с хлорид-, бромид-, иодид-, гидроксил-, нитрат-, сульфонат-, ацетат-, тартрат-, оксалат-, сукцинат-, пальмоат-анионом или с подобным анионом, катион магния в сочетании с такими же анионами, катион цинка с такими же анионами или подобное. Когда в настоящем описании в структурных формулах показываются такие сочетания поливалентного катиона с одновалентным анионом, одновалентный анион изображается как "Y".
Соединение настоящего изобретения представляет собой 2,4-дисульфонил- α -фенил-трет-бутилнитрон. Оно также упоминается в настоящем описании как "2,4-дисульфонил-ФБН" или как "ФБН-2,4-дисульфонат". Это соединение существует в форме кислоты
в виде твердого вещества и в растворе с низким pH. Оно также существует при более высоких значениях pH в форме ионизированной соли, которую можно представить как
или в виде
где X представляет собой фармацевтически приемлемый катион. Чаще всего этот катион представляет собой одновалентную частицу, такую как натрий, калий или аммоний, но он также может представлять собой многовалентный катион в сочетании с фармацевтически приемлемым одновалентным анионом, например, катион кальция с хлорид-, бромид-, иодид-, гидроксил-, нитрат-, сульфонат-, ацетат-, тартрат-, оксалат-, сукцинат-, пальмоат-анионом или с подобным анионом, катион магния в сочетании с такими же анионами, катион цинка с такими же анионами или подобное. Когда в настоящем описании в структурных формулах показываются такие сочетания поливалентного катиона с одновалентным анионом, одновалентный анион изображается как "Y".
Среди этих веществ наиболее предпочтительными являются свободная кислота и простые натриевая, калиевая и аммониевая соли, наряду с солями кальция и магния, которые также являются предпочтительными, но в меньшей степени.
Получение
Как подробно показывается на фиг. 1 и описывается в примере 1, соединение настоящего изобретения может быть получено при проведении реакции в две последовательные стадии. На первой стадии промышленный трет-бутилнитрат (2-метил-2-нитропропан) превращают в соответствующий н-гидроксиламин, применяя подходящий катализатор, такой как активированный цинк с уксусной кислотой или ртутная амальгама алюминия. Эта реакция может быть осуществлена в течение 0,5-12 часов, в основном в течение 2-6 часов или около этого, при температуре от 15 до 100oC в жидкой реакционной среде, такой как смесь спирта с водой в случае цинкового катализатора, или смесь эфира с водой в случае амальгамы алюминия.
Как подробно показывается на фиг. 1 и описывается в примере 1, соединение настоящего изобретения может быть получено при проведении реакции в две последовательные стадии. На первой стадии промышленный трет-бутилнитрат (2-метил-2-нитропропан) превращают в соответствующий н-гидроксиламин, применяя подходящий катализатор, такой как активированный цинк с уксусной кислотой или ртутная амальгама алюминия. Эта реакция может быть осуществлена в течение 0,5-12 часов, в основном в течение 2-6 часов или около этого, при температуре от 15 до 100oC в жидкой реакционной среде, такой как смесь спирта с водой в случае цинкового катализатора, или смесь эфира с водой в случае амальгамы алюминия.
На второй стадии свежеполученный гидроксиламин вводят во взаимодействие с 4-формил-1,3-бензолдисульфоновой кислотой, причем, как правило, используют небольшой избыток амина. Эта реакция может быть осуществлена при аналогичных температурных условиях. Эта реакция обычно завершается за время от 10 до 24 часов.
Полученный таким образом продукт представляет собой свободную кислоту и имеет молекулярную массу 89 г/моль. Он представляет собой вещество в виде белого порошка, которое разлагается при нагревании. Это вещество отличается растворимостью в воде свыше 1 г/мл, и имеет 1H ЯМР-спектр в D2O 8,048 м.д. (дд, 8,4, 1,7 Гц), 8,836 ppm (д, 8,4 Гц), 8,839 ppm (д, 1,7 Гц), 8,774 ppm (с).
Различные соли можно легко получить путем смешивания свободной кислоты в водной среде с двумя эквивалентами соответствующего основания, например KOH, чтобы получить калиевую соль, и т.п.
Фармацевтические композиции
Соединение (в том числе его соли) может быть введено в состав фармацевтических композиций, пригодных для перорального или парентерального, например путем внутривенной или внутримышечной инъекции, введения.
Соединение (в том числе его соли) может быть введено в состав фармацевтических композиций, пригодных для перорального или парентерального, например путем внутривенной или внутримышечной инъекции, введения.
Композиции для перорального введения могут принимать форму жидких растворов или суспензий, порошков, таблеток, капсул или подобную. В таких композициях ФБН-2,4-дисульфонат или его соли составляют, как правило, небольшую часть (от 0,1 до, скажем, 50 мас.%), причем остальную часть составляют различные наполнители или носители и вспомогательные вещества, полезные при формировании нужной лекарственной формы. Жидкая форма может включать в себя подходящий водный или неводный наполнитель, содержащий буферы, суспендирующие и диспергирующие вещества, красители, корригенты и подобные добавки.
Твердая форма может включать, например, любой из перечисленных далее ингредиентов или соединение аналогичной природы: связующее, такое как микрокристаллическая целлюлоза, трагакантовая смола или желатин; эксципиент, такой как крахмал или лактоза; дезинтегрирующее средство, такое как альгиновая кислота, примогель (Primogel) или кукурузный крахмал; смазывающее вещество, такое как стеарат магния; облегчающее скольжение вещество, такое как коллидальный диоксид кремния; смачиватель, такой как сахароза или сахарин, или корригирующий агент, такой как перечная мята, сахар, метилсалицилат или апельсиновая заправка.
В случае композиций для инъекций основу составляет, как правило, стерильный солевой раствор для инъекций или солевой раствор с фосфатным буфером, либо другие известные носители для инъекций. Активный нитрон вновь, как правило, является компонентом, присутствующим в небольшом количестве, часто - от 0,05 до 10 мас.%, причем остальную часть составляют носитель, пригодный для инъекций, и подобные вещества.
Заболевания и схемы лечения
Заболевания, которые лечат с помощью 2,4-дисульфонил-ФБН, делятся на три группы. Первая включает острое интенсивное окислительное нарушение в области центральной нервной системы. Примерами таких состояний являются удар, состояния, ассоциируемые с ударом, контузия и субарахноидальное кровотечение. При таком состоянии соединение вводят способом, который предназначен для непосредственной подачи лекарственного средства в кровоток пациента настолько быстро насколько это возможно. Обычно такой способ включает внутривенное введение.
Заболевания, которые лечат с помощью 2,4-дисульфонил-ФБН, делятся на три группы. Первая включает острое интенсивное окислительное нарушение в области центральной нервной системы. Примерами таких состояний являются удар, состояния, ассоциируемые с ударом, контузия и субарахноидальное кровотечение. При таком состоянии соединение вводят способом, который предназначен для непосредственной подачи лекарственного средства в кровоток пациента настолько быстро насколько это возможно. Обычно такой способ включает внутривенное введение.
Дозы для внутривенного введения при лечении таких состояний колеблются от 0,1 мг/кг/час до по крайней мере 10 мг/кг/час, и вводятся за время 1 до 120 часов, в основном от 24 до 96 часов. Может быть также назначен предварительный болюс от 10 до 500 мг, чтобы добиться адекватного динамического равновесия.
Хотя внутривенное введение является предпочтительным способом, также могут использоваться другие формы парентерального введения, такие как внутримышечная инъекция. Неожиданным и ключевым преимуществом 2,4-дисульфонил-ФБН является тот факт, что его можно вводить при значительно более высоких концентрациях, чем те, которые возможны для самого ФБН. Как будет показано в примерах, возможно введение доз до 1000 мг/кг/час и выше или внутривенных болюсных доз от 10 до 2500 мг/кг для 2,4-дисульфонил-ФБН или его солей, в то время как для самого ФБН такие дозы приводят к смерти или острой токсичности. Для 2,4-дисульфонил-ФБН наблюдается неожиданное позитивное продолжение кривой доза/отклик при этих высоких дозах при четком обнаружении того, что введение таких интенсивных доз сразу после удара или других травм может во многих случаях дать основной положительный импульс к выздоровлению.
Второй группой заболеваний, которые благоприятно реагируют на лечение с помощью 2,4-дисульфонил-ФБН, являются заболевания, характеризуемые длительным низким оксидативным напряжением центральной нервной системы и постепенной потерей функций центральной нервной системы. К таким состояниям относятся болезнь Альцгеймера, болезнь Паркинсона, боковой амиотрофический склероз (ALS), мультиинфарктная деменция, ретинопатия и подобные состояния. Каждое из этих состояний характеризуется прогрессирующей потерей функции. При пероральном или парентеральном, например внутривенном введении 2,4-дисульфонил ФБН или его солей, можно замедлить потерю этой функции и, возможно, восстановить ее. Если желательно парентеральное, например внутривенное введение, обычно используют дозировки, подобные применяемым при острых состояниях, но в более узких пределах.
В таких случаях схема лечения может растянуться на многие месяцы или годы, поэтому оральное введение предпочтительно ввиду удобства для пациента и своей толерантности. При пероральном введении требуется от одной до трех доз в сутки, от 0,02 до 50 мг/кг каждая, причем предпочтительные дозы составляют от 0,04 до 5,0 мг/кг.
Конечно, 2,4-дисульфонил-ФБН можно вводить как единственное активное средство, или его можно вводить в сочетании с другими средствами. Такой подход ведет к третьему варианту применения этого соединения.
Третьей группой заболеваний, которые отвечают на лечение 2,4-дисульфонил-ФБН, являются побочные действия, которые появляются у пациентов из-за окислительного нарушения, вызываемого лечением рака (опухолевого заболевания). Лечение, которое вызывает окислительное нарушение (и, таким образом, побочные эффекты), включает лучевую терапию (например, гамма-излучением) и лечение соответствующими химиотерапевтическими средствами. Примерами таких средств являются антибиотики, такие как даунорубицин, доксорубицин и блеомицин, прокарбазин, азотистые иприты, такие как ифосфамид, мелфалан и хлорамбуцил, алкилирующие средства, антиметаболиты, гормоны и антагонисты.
Введение 2,4-дисульфонил-ФБН может снизить ощущение дискомфорта у пациента во время такого лечения. Кроме того, введение соединения настоящего изобретения может увеличить способность пациента переносить такое лечение. Часто побочное действие при лечении удлиняет продолжительность этого лечения или препятствует введению оптимально высоких доз или частой повторяемости такого лечения. В некоторых случаях побочное действие является настолько деструктивным, что ведет к сердечной недостаточности и потере основной функции. При испытаниях на животных наблюдали, что заявленное соединение может увеличить переносимость пациентом назначенного лечения.
При таком лечении соединение настоящего изобретения может быть введено до, во время и после того, как назначается облучение или химиотерапия. Введение может быть осуществлено парентеральным, или пероральным, или любым другим способом, который позволит 2,4-дисульфонил-ФБН попасть в кровь пациента.
Наблюдалось позитивное соотношение доза-отклик. По существу, имея в виду тяжесть побочного действия и преимущества обеспечения максимально возможного снижения интенсивности побочного действия, в некоторых случаях может потребоваться введение больших количеств 2,4-дисульфонил-ФБН, как для лечения состояний с острым интенсивным окислительным поражением ЦНС. При других заболеваниях могут быть использованы меньшие дозы, назначаемые для лечения прогрессирующих нейронных заболеваний.
Примерами характерных схем введения являются следующие схемы. При монотерапии (только адриамицин) две комбинации представляют собой 10-600 мг соединения I на кв.м площади плюс 60 мг адриамицина на кв.м площади поверхности при введении адриамицина, которое осуществляют каждые семь суток или двадцать одни сутки. Соединение I может быть введено до адриамицина, например за 60 минут перед введением адриамицина, одновременно с ним или после его введения, спустя несколько часов или несколько суток. Педиатрическая доза, как правило, ниже для обоих лекарственных препаратов. Для лечения опухолей, резистентных к многократным дозам, могут быть использованы более высокие дозы.
ПРИМЕРЫ
Пример 1
Синтез 2,4-дисульфонил-N-трет-бутилнитрона (в последующих примерах - соединение I)
Предлагаемый способ синтеза основан на работе авторов R.H. Hinton and E. G. Janzen (J. Org. Chem., 57: 2646-2651, 1992). Как показано на фиг. 1, этот способ включает конденсацию альдегида с гидроксиламином. Гидроксиламин является неустойчивым соединением, и его используют свежеприготовленным в день применения, используя в качестве катализатора активированный цинк. Синтез проводят следующим образом.
Пример 1
Синтез 2,4-дисульфонил-N-трет-бутилнитрона (в последующих примерах - соединение I)
Предлагаемый способ синтеза основан на работе авторов R.H. Hinton and E. G. Janzen (J. Org. Chem., 57: 2646-2651, 1992). Как показано на фиг. 1, этот способ включает конденсацию альдегида с гидроксиламином. Гидроксиламин является неустойчивым соединением, и его используют свежеприготовленным в день применения, используя в качестве катализатора активированный цинк. Синтез проводят следующим образом.
Необходимые реактивы
1. Этанол 95%
2. 2-Метил-2-нитропропан
3. Цинковая пыль
4. Ледяная уксусная кислота
5. Диэтиловый эфир
6. Насыщенный раствор хлорида натрия
7. Сульфат магния, твердый, безводный
8. Гидрат динатриевой соли 4-формил-1,3-бензолсульфоновой кислоты (ММ 310,21 г/моль)
9. Метанол
10. Дихлорметан
Методика
A. Получение N-трет-бутилгидроксиламина
1. Трехгорлую 500-мл колбу снабжают магнитной мешалкой, держателем термометра, термометром и капельной воронкой.
1. Этанол 95%
2. 2-Метил-2-нитропропан
3. Цинковая пыль
4. Ледяная уксусная кислота
5. Диэтиловый эфир
6. Насыщенный раствор хлорида натрия
7. Сульфат магния, твердый, безводный
8. Гидрат динатриевой соли 4-формил-1,3-бензолсульфоновой кислоты (ММ 310,21 г/моль)
9. Метанол
10. Дихлорметан
Методика
A. Получение N-трет-бутилгидроксиламина
1. Трехгорлую 500-мл колбу снабжают магнитной мешалкой, держателем термометра, термометром и капельной воронкой.
2. В колбу загружают 95%-ный этанол (350 мл) и охлаждают до 10oC на ледяной бане.
3. Добавляют в один прием 2-метил-2-нитропропан (6,18 г, 0,060 моль) и цинковую пыль (5,89 г, 0,090 моль).
4. В капельную воронку наливают ледяную уксусную кислоту (10,8 г, 0,180 моль), и добавляют ее к реакционной смеси по каплям с такой скоростью, чтобы при энергичном перемешивании температура оставалась ниже 15oC.
5. Удаляют ледяную баню, и смесь перемешивают в течение 3 часов при комнатной температуре.
6. Растворитель удаляют из смеси, оставляя трет-бутил-гидроксиламин, ацетат цинка и воду.
7. Добавляют дихлорметан (50 мл), и смесь фильтруют через воронку Бюхнера.
8. Оставшийся на фильтре ацетат цинка промывают дихлорметаном (2 х 25 мл).
9. В делительной воронке от фильтрата отделяют воду, и органический слой сушат над сульфатом магния.
10. Сульфат магния удаляют фильтрацией через складчатый бумажный фильтр, затем из фильтрата удаляют дихлорметан на роторном испарителе.
11. Продукт (выход 100% = 5,34 г), имеющий вид вязкой жидкости, растворяют в метаноле (50 мл) для использования на стадии B.
B. Получение 2,4-дисульфофенил-N-трет-бутилнитрона
1. Круглодонную 250-мл трехгорлую колбу снабжают магнитной мешалкой, газоподводящей трубкой, капельной воронкой и холодильником Фридрихса (Friedrichs), охлаждаемым циркуляционной смесью воды со льдом.
1. Круглодонную 250-мл трехгорлую колбу снабжают магнитной мешалкой, газоподводящей трубкой, капельной воронкой и холодильником Фридрихса (Friedrichs), охлаждаемым циркуляционной смесью воды со льдом.
2. В колбу загружают 200 мл метанола, 4-формил-1,3-бензолдисульфоновую кислоту (9,31 г, 30 ммоль) и N-трет-бутил-гидроксиламин (25 мл раствора в метаноле продукта со стадии A, теор. 30 ммоль).
3. Реакционную смесь нагревают до температуры перегонки с помощью нагревателя при перемешивании и пропускании через нее азота.
4. Смесь кипятят с обратным холодильником в течение 2 часов.
5. Добавляют остальной гидроксиламин со стадии A.
6. Кипячение с обратным холодильником при пропускании азота продолжают по крайней мере в течение 18 часов, но не более 24 часов.
7. Горячую реакционную смесь фильтруют на воронке Бюхнера, и твердое вещество промывают горячим метанолом.
8. Метанол удаляют на роторном испарителе, и получают желтое вязкое масло.
9. Добавляют горячую смесь этанола с ацетоном (1:1, 200 мл), и смесь нагревают для растворения масла.
10. Для кристаллизации продукта раствор охлаждают.
11. Продукт собирают на воронке Бюхнера и сушат в вакууме в течение ночи.
12. Реакция, как правило, приводит к получению соединения I в виде белого порошка с выходом 75%.
Пример 2
Альтернативный синтез 2,4-дисульфонил-N-трет-бутилнитрона (соединение I)
Он представляет собой ранее разработанный способ, который используют для получения образцов соединения, применяемого в некоторых примерах настоящего описания. Продукт, который получают в этом примере, по всем параметрам идентичен продукту примера 1. Этот синтез осуществляют следующим образом.
Альтернативный синтез 2,4-дисульфонил-N-трет-бутилнитрона (соединение I)
Он представляет собой ранее разработанный способ, который используют для получения образцов соединения, применяемого в некоторых примерах настоящего описания. Продукт, который получают в этом примере, по всем параметрам идентичен продукту примера 1. Этот синтез осуществляют следующим образом.
Необходимые реактивы
1. Алюминиевая фольга, нарезанная на широкие полоски и скатанная в цилиндрики диаметром прибл. 1 см
2. Хлорид ртути (II) (9,68 г в 476 мл воды)
3. Этанол
4. Эфир (6 л)
5. Чистая вода
6. 2-Метил-2-нитропропан
7. Гидроксид натрия, 2М (80 г в 1 л воды)
8. Сульфат магния, твердый, безводный
9. 4-Формил-1,3-бензолсульфоновая кислота (ММ 310,21 г/моль)
Методика
A. Получение N-трет-бутилгидроксиламина
1. Цилиндры из алюминиевой фольги погружают в раствор HgCl2 на 15-30 секунд, затем их погружают в этанол, затем погружают в эфир, и затем помещают в 5 л колбу, содержащую 500 мл диэтилового эфира и 21,4 мл воды.
1. Алюминиевая фольга, нарезанная на широкие полоски и скатанная в цилиндрики диаметром прибл. 1 см
2. Хлорид ртути (II) (9,68 г в 476 мл воды)
3. Этанол
4. Эфир (6 л)
5. Чистая вода
6. 2-Метил-2-нитропропан
7. Гидроксид натрия, 2М (80 г в 1 л воды)
8. Сульфат магния, твердый, безводный
9. 4-Формил-1,3-бензолсульфоновая кислота (ММ 310,21 г/моль)
Методика
A. Получение N-трет-бутилгидроксиламина
1. Цилиндры из алюминиевой фольги погружают в раствор HgCl2 на 15-30 секунд, затем их погружают в этанол, затем погружают в эфир, и затем помещают в 5 л колбу, содержащую 500 мл диэтилового эфира и 21,4 мл воды.
2. Колбу снабжают механической мешалкой, трубкой для ввода азота и холодильником Фридрихса, охлаждаемым оборотной смесью воды со льдом.
3. Смесь перемешивают в течение 10 минут.
4. Добавляют 2-метил-2-нитропропан (71,68 г, 75,5 мл), используя капельную воронку, с такой скоростью, чтобы поддерживалось энергичное обратное отекание.
Примечание. Добавка должна быть завершена менее, чем за 20 минут, или существенно падает выход.
5. В добавление вводят эфир порциями по 500 мл. Это делается для того, чтобы сохранить высокую концентрацию продукта, по возможности без образования геля. Можно добавить до 2 л эфира без отрицательного влияния на выход продукта.
6. Как только добавление 2-метил-2-нитропропана завершено, реакционную смесь перемешивают еще в течение 30 минут.
7. Получающуюся в результате серую суспензию фильтруют с отсосом в три загрузки, чтобы удалить соли алюминия.
8. Каждый раз осадок на фильтре промывают 1 л эфира.
9. Объединенные эфирные слои промывают 300 мл 2М NaOH, затем сушат (MgSO4) и концентрируют в вакууме, получают в остатке низкоплавкое белое твердое вещество.
10. Твердое вещество плавится при температуре чуть выше комнатной, но его можно еще посушить в вакуумной печи (не более нескольких минут), причем остается 38-45 г твердого вещества.
11. Твердое вещество можно использовать в том виде, какое оно получено, или очистить перекристаллизацией из пентана.
12. Молекулярная масса 89 г/моль.
B. Получение 2,4-дисульфонилфенил-N-трет-бутилнитрона
1. Колбу емк. 250 мл снабжают мешалкой и холодильником Фридрихса, охлаждаемым оборотной смесью воды со льдом.
1. Колбу емк. 250 мл снабжают мешалкой и холодильником Фридрихса, охлаждаемым оборотной смесью воды со льдом.
2. В колбу загружают 71,8 мл метанола, 14,5 г 4-формил-1,3-бензолдисульфоновой кислоты (46,7 ммоль, 1 экв.) и 5,0 г N-трет-бутилгидроксиламина (56,2 ммоль, 1,2 экв.).
3. Смесь кипятят с обратным холодильником в течение ночи.
4. Продукт реакции переносят в круглодонную колбу и упаривают досуха на роторном испарителе.
5. Твердый остаток растирают с эфиром, и эфир декантируют (желтого цвета).
6. Повторяют стадию 5.
7. Продукт ("соединение I") кристаллизуют из метанола, осуществляя горячее фильтрование метанольного раствора для удаления нерастворимого осадка, и дважды перекристаллизовывают из метанола.
Пример 3
Выполняют ряд экспериментов, чтобы сравнить in vivo эффективность 2,4-дисульфонил-ФБН - ("соединение I"), ФБН и двух моносульфонатов ФБН в качестве средств для защиты от потери нейронов после ишемии головного мозга и реперфузионного повреждения. Процедура испытаний соответствует описанной статье в W. Cao, J.M. Carney, A. Duchon, R.A. Floyd and M.Chevion, "Oxygen free radical involvement in ischemia and reperfusion injury to brain", Neuroschcience Letters, 88 (1988), 233. В этих экспериментах проверяемое соединение вводят методом i.p. (интраперитонеальным) песчанкам в группах по шесть особей, в виде единичной дозы за 30 мин до билатерального 5-минутного закрытия сонной артерии. Измеряют плотность нейронных ядер на протяжении 100 мкм. Присутствуют две контрольных группы: контрольная группа, которая не получает проверяемого соединения, и контрольная группа, которая не получает проверяемого соединения и не испытывает ишемии головного мозга. Как видно из табл. 1, соединение изобретения показывает неожиданные преимущества, при сравнении с соединениями, известными в технике. Во-первых, видно, что при низких уровнях дозы, таких как 3,2 мг/кг, соединение I в 2-3 раза действеннее для предотвращения нейронной потери. Выясняется, что при более высоких дозах соединение I способно обеспечить полную защиту от потери нейронов, так как нейронная плотность у экспериментальных животных идентична показателям контрольной группы, не подвергавшейся ишемии. Соединения, известные в технике, являются либо токсичными при таких дозах, либо обеспечивают защиту в значительно меньшей степени. Эти результаты показывают четкое возрастание эффективности соединения I для нейронной защиты, по сравнению с ФБН и двумя близкими аналогами, и неожиданное снижение токсичности по сравнению с ФБН.
Выполняют ряд экспериментов, чтобы сравнить in vivo эффективность 2,4-дисульфонил-ФБН - ("соединение I"), ФБН и двух моносульфонатов ФБН в качестве средств для защиты от потери нейронов после ишемии головного мозга и реперфузионного повреждения. Процедура испытаний соответствует описанной статье в W. Cao, J.M. Carney, A. Duchon, R.A. Floyd and M.Chevion, "Oxygen free radical involvement in ischemia and reperfusion injury to brain", Neuroschcience Letters, 88 (1988), 233. В этих экспериментах проверяемое соединение вводят методом i.p. (интраперитонеальным) песчанкам в группах по шесть особей, в виде единичной дозы за 30 мин до билатерального 5-минутного закрытия сонной артерии. Измеряют плотность нейронных ядер на протяжении 100 мкм. Присутствуют две контрольных группы: контрольная группа, которая не получает проверяемого соединения, и контрольная группа, которая не получает проверяемого соединения и не испытывает ишемии головного мозга. Как видно из табл. 1, соединение изобретения показывает неожиданные преимущества, при сравнении с соединениями, известными в технике. Во-первых, видно, что при низких уровнях дозы, таких как 3,2 мг/кг, соединение I в 2-3 раза действеннее для предотвращения нейронной потери. Выясняется, что при более высоких дозах соединение I способно обеспечить полную защиту от потери нейронов, так как нейронная плотность у экспериментальных животных идентична показателям контрольной группы, не подвергавшейся ишемии. Соединения, известные в технике, являются либо токсичными при таких дозах, либо обеспечивают защиту в значительно меньшей степени. Эти результаты показывают четкое возрастание эффективности соединения I для нейронной защиты, по сравнению с ФБН и двумя близкими аналогами, и неожиданное снижение токсичности по сравнению с ФБН.
Пример 4
Проводят ряд экспериментов, при которых соединение I сравнивают с ФБН и двумя аналогами-сульфонатами при постишемическом лечении. Применяют общий способ, описанный в примере 1, но проверяемые соединения вводят i.p. в виде единичной дозы через 30 минут после реперфузии, следующей за 5-минутной ишемией. Результаты сводятся в табл. 2. Табл. 2 показывает, что соединение I вновь является более сильным при малых дозах, и более действенным и менее токсичным при высоких дозах. Также вновь токсичность препятствует возможности применения таких высоких доз соединений, известных в технике, при которых соединение изобретения обеспечивает наглядно эффективное лечение.
Проводят ряд экспериментов, при которых соединение I сравнивают с ФБН и двумя аналогами-сульфонатами при постишемическом лечении. Применяют общий способ, описанный в примере 1, но проверяемые соединения вводят i.p. в виде единичной дозы через 30 минут после реперфузии, следующей за 5-минутной ишемией. Результаты сводятся в табл. 2. Табл. 2 показывает, что соединение I вновь является более сильным при малых дозах, и более действенным и менее токсичным при высоких дозах. Также вновь токсичность препятствует возможности применения таких высоких доз соединений, известных в технике, при которых соединение изобретения обеспечивает наглядно эффективное лечение.
Пример 5
Чтобы определить относительную эффективность для защиты от потери нейронов, соединение I сравнивают с ФБН при введении i.v. через 60 мин после начала реперфузии, следующей за 5-минутной ишемией у песчанок, используя общий метод испытаний, описанный в примере 1. Результаты сводятся в табл. 3, и они показывают, что соединение I является значительно более полезным средством при лечении состояния, следующего за повреждением головного мозга.
Чтобы определить относительную эффективность для защиты от потери нейронов, соединение I сравнивают с ФБН при введении i.v. через 60 мин после начала реперфузии, следующей за 5-минутной ишемией у песчанок, используя общий метод испытаний, описанный в примере 1. Результаты сводятся в табл. 3, и они показывают, что соединение I является значительно более полезным средством при лечении состояния, следующего за повреждением головного мозга.
Ни ФБН, ни соединение I не влияют на плотность нейронов у контрольных песчанок без повреждения головного мозга.
Пример 6
Повреждение головного мозга может само проявляться как изменения поведенческих реакций. В этом эксперименте подвергают испытанию молодых взрослых песчанок (возраст 3-4 месяца), чтобы определить их способность выполнять тест через 24 часа после события ишемии, как оно описано в примере 1. При сравнении с животными, у которых ишемия не вызывалась, когда животных не лечат, они совершают значительно больше ошибок. Некоторым из подопытных животных вводят ФБН и соединение I. Как подробно описано в таблице 4, песчанки, получившие высокие дозы соединения I, имеют уровень ошибок неотличимый от уровня ошибок животных без ишемии. ФБН является менее эффективным. Это свидетельствует о том, что соединение I может защитить от потери временной/пространственной кратковременной памяти, следующей за ишемией (спустя 24 часа), проявляющейся в ошибках в испытании у молодых песчанок после 5-минутной ишемии.
Повреждение головного мозга может само проявляться как изменения поведенческих реакций. В этом эксперименте подвергают испытанию молодых взрослых песчанок (возраст 3-4 месяца), чтобы определить их способность выполнять тест через 24 часа после события ишемии, как оно описано в примере 1. При сравнении с животными, у которых ишемия не вызывалась, когда животных не лечат, они совершают значительно больше ошибок. Некоторым из подопытных животных вводят ФБН и соединение I. Как подробно описано в таблице 4, песчанки, получившие высокие дозы соединения I, имеют уровень ошибок неотличимый от уровня ошибок животных без ишемии. ФБН является менее эффективным. Это свидетельствует о том, что соединение I может защитить от потери временной/пространственной кратковременной памяти, следующей за ишемией (спустя 24 часа), проявляющейся в ошибках в испытании у молодых песчанок после 5-минутной ишемии.
Пример 7
Определяют способность соединения изобретения снижать инфарктный объем после ишемического события. Как подробно показано в таблице 5, наблюдают, что хотя ФБН и соединение I оба являются эффективными при малых дозах, при высоких дозах соединение I дает наилучшую защиту, а ФБН является токсичным. В таблице 5 приводится инфарктный объем, отслеживаемый в случае, когда проверяемое соединение вводят i. v. спустя 60 мин после средней церебральной закупорки, и затем в течение 24 часов, у
мышей C57BL/6J.
Определяют способность соединения изобретения снижать инфарктный объем после ишемического события. Как подробно показано в таблице 5, наблюдают, что хотя ФБН и соединение I оба являются эффективными при малых дозах, при высоких дозах соединение I дает наилучшую защиту, а ФБН является токсичным. В таблице 5 приводится инфарктный объем, отслеживаемый в случае, когда проверяемое соединение вводят i. v. спустя 60 мин после средней церебральной закупорки, и затем в течение 24 часов, у
мышей C57BL/6J.
Пример 8
При этом исследовании соединение I и ФБН сравнивают по их способности защищать от летальности (% выживающих) старых песчанок (возраст 18-24 месяцев, n = 12/группу) после 10-минутной ишемии, когда препарат дают за 30 минут до ишемии. Как показано в таблице 6, соединение I является превосходным при всех уровнях дозы, и обеспечивает полную защиту при высоких уровнях, в то время как ФБН является лишь частично эффективным.
При этом исследовании соединение I и ФБН сравнивают по их способности защищать от летальности (% выживающих) старых песчанок (возраст 18-24 месяцев, n = 12/группу) после 10-минутной ишемии, когда препарат дают за 30 минут до ишемии. Как показано в таблице 6, соединение I является превосходным при всех уровнях дозы, и обеспечивает полную защиту при высоких уровнях, в то время как ФБН является лишь частично эффективным.
Пример 9
Важным преимуществом соединения настоящего изобретения, при сравнении с известным в технике соединением - ФБН, является его заметно уменьшенная токсичность. Как показано в таблице 7, у мышей C57BL/6L наблюдают сильную летальность, вызванную изменением величины единичных i.p. доз нитрона. ФБН показывает значительную токсичность при уровне дозы 560 мг/кг. Соединение I не проявляет токсичности при дозах примерно в двадцать раз больших.
Важным преимуществом соединения настоящего изобретения, при сравнении с известным в технике соединением - ФБН, является его заметно уменьшенная токсичность. Как показано в таблице 7, у мышей C57BL/6L наблюдают сильную летальность, вызванную изменением величины единичных i.p. доз нитрона. ФБН показывает значительную токсичность при уровне дозы 560 мг/кг. Соединение I не проявляет токсичности при дозах примерно в двадцать раз больших.
Пример 10
Еще одним нежелательным побочным действием, которое наблюдают in vivo для нитронных ловушек радикалов, является снижение температуры тела. Такая токсичность может иметь серьезные последствия для здоровья, и также может усложнить диагностику других состояний. Как показывается на фиг. 2 и 4, соединение настоящего изобретения вводят мышам и песчанкам при таких высоких уровнях как 1000 мг/кг без заметного падения температуры. Напротив, известное соединение ФБН дает снижение температуры тела на 8oC при дозах, составляющих только 500 мг/кг
Пример 11
Проводят испытания соединения изобретения для определения его эффективности при лечении состояний, характеризуемых длительным низким окислительным давлением на центральную нервную систему и постепенной прогрессирующей потерей функции центральной нервной системы. Эффективность проверяют на модели болезни Альцгеймера ("AD"). Такая модель основана на следующем. Последние исследования показали, что существуют связанные с возрастом увеличение окисления белков и потеря ферментативной активности в головном мозгу пожилых индивидуумов. Как тканевые культуры фибробластов пожилых индивидуумов, так и эритроциты индивидуумов разного возраста показывают экспоненциальное возрастание содержания протеинкарбонила (мера окисления белков) и снижение отметки ферментативной активности. Окисление белков головного мозга постепенно увеличивается с продолжительностью жизни индивидуума.
Еще одним нежелательным побочным действием, которое наблюдают in vivo для нитронных ловушек радикалов, является снижение температуры тела. Такая токсичность может иметь серьезные последствия для здоровья, и также может усложнить диагностику других состояний. Как показывается на фиг. 2 и 4, соединение настоящего изобретения вводят мышам и песчанкам при таких высоких уровнях как 1000 мг/кг без заметного падения температуры. Напротив, известное соединение ФБН дает снижение температуры тела на 8oC при дозах, составляющих только 500 мг/кг
Пример 11
Проводят испытания соединения изобретения для определения его эффективности при лечении состояний, характеризуемых длительным низким окислительным давлением на центральную нервную систему и постепенной прогрессирующей потерей функции центральной нервной системы. Эффективность проверяют на модели болезни Альцгеймера ("AD"). Такая модель основана на следующем. Последние исследования показали, что существуют связанные с возрастом увеличение окисления белков и потеря ферментативной активности в головном мозгу пожилых индивидуумов. Как тканевые культуры фибробластов пожилых индивидуумов, так и эритроциты индивидуумов разного возраста показывают экспоненциальное возрастание содержания протеинкарбонила (мера окисления белков) и снижение отметки ферментативной активности. Окисление белков головного мозга постепенно увеличивается с продолжительностью жизни индивидуума.
Роль обработки аномального амилоидного предшественника белка и метаболизма при AD также объясняется на ряде различных моделей. Исследования in vitro с применением эмбриональных гиппокампальных нейронных и нейронных/глиальных культур показали, что ВАР 1-40 продуцирует цитотоксичность свыше продолжительного периода коинкубации. Когда такой пептид инфузируют в головной мозг крысы, продуцируются повреждения. Некоторые из названных фрагментов расщепления ВАР являются также нейротоксичными /например, ВАР (25-35)/. Оказывается, что нейротоксичность переносится как через механизм глутаматных рецепторов, так и через механизм неглутаматных рецепторов. Исследования нейронных культур методами софокусной спектроскопии показали, что воздействие ВАР (1-40) приводит в результате к окислительному стрессу /дихлорфлуоросцеин и возрастание внутриклеточного свободного кальций - Fura-2/.
Показано, что фрагменты ВАР могут непосредственно инактивировать глутаминсинтетазу (GS) и креатинкиназу (CK) в экстрактах тканей и в культивированных гиппокампальных нейронах и глиях (см. фиг. 4, A и B). На фиг. 4, A и B, приводится связанная с дозой инактивация AP (25-35) глутаминсинтетазы и креатинкиназы. Получают цитозольные фракции из неокортекса песчанки, и определяют ферментную активность. Образцы перед испытаниями инкубируют в присутствии различных концентраций пептида в течение 10 мин. Заштрихованные значки представляют действие встречающегося в природе фрагмента 25-35. Незаштрихованные кружки показывают, что обратная последовательность (32-25) не влияет на ферментативную активность. Незаштрихованные треугольники показывают, что смешанная (scvambled) аминокислотная последовательность также не влияет на ферментативную активность, по сравнению с действием 25-35. Каждая точка представляет собой среднее (+/- ст.откл.) из результатов 5 измерений. Производное ВАР и другие клеточные источники являются важным определяющим фактором инициирования и развития AD.
Как показывает фиг. 4, C и D, каждое из соединений I и ФБН демонстрирует способность защищать GS и CK от действия фрагментов ВАР. Фиг. 4, C и D, представляет защитное действие коинкубации цитозольных фракций с ВАР 25-35 (0,4 мг/мл) в сочетании с различными концентрациями ФБН (незаштрихованные кружки) или соединением I (заштрихованные кружки). Каждая точка представляет собой среднее (+/- ст.откл.) из результатов 3 измерений. Как можно видеть на фиг. 4, C и D, соединение I дает полную защиту и фактически даже может реверсировать действие окисления. Напротив, эффективность ФБН является весьма ограниченной, асимптотически выравниваясь, по существу, при неполной степени защиты.
Пример 12
Проводят эксперименты, чтобы показать еще эффективность соединения изобретения при защите центральной нервной системы при повреждении, вызываемом ударом.
Проводят эксперименты, чтобы показать еще эффективность соединения изобретения при защите центральной нервной системы при повреждении, вызываемом ударом.
Результаты, полученные при фокальной ишемии у крыс
Проводят два опыта, чтобы определить эффективность соединения I при фокальной ишемии на крысиной модели. В этой модели крыс Sprague Dawley (200-300 г) длительно подвергают перманентной закупорке средней артерии головного мозга (МСАО), чтобы индуцировать фокальный удар. Соединение I вводят после перманентной закупорки сначала в виде интраперитонеальной (i.p.) болюсной дозы, а затем путем непрерывной инфузии в течение времени, оставшегося до 24 часов после удара. Используемые дозы соединения I составляют либо 100 мг/кг, i. p., и затем 4,2 мг/кг/ч, i.v., либо 10 мг/кг, i.p., и затем 0,42 мг/кг/ч, i.v.
Проводят два опыта, чтобы определить эффективность соединения I при фокальной ишемии на крысиной модели. В этой модели крыс Sprague Dawley (200-300 г) длительно подвергают перманентной закупорке средней артерии головного мозга (МСАО), чтобы индуцировать фокальный удар. Соединение I вводят после перманентной закупорки сначала в виде интраперитонеальной (i.p.) болюсной дозы, а затем путем непрерывной инфузии в течение времени, оставшегося до 24 часов после удара. Используемые дозы соединения I составляют либо 100 мг/кг, i. p., и затем 4,2 мг/кг/ч, i.v., либо 10 мг/кг, i.p., и затем 0,42 мг/кг/ч, i.v.
Крыс скарифицируют через 3 суток после удара, ткани обрабатывают гистологически, используя методику с окрашиванием трифенилтетразолием, и количественно определяют инфарктный объем и область полного омертвления клеток, используя анализ подобия. Результаты этих экспериментов даются в графическом изображении на фиг. 5 и показывают, что соединение I обеспечивает существенную защиту, приблизительно 70%, в обоих опытах.
Сравнение с результатами, приведенными в литературе
О подобных данных для соединения, не являющегося соединением изобретения, а именно, для ФБН, недавно сообщалось Cao и Phillis (Brain Research 664: 267-272, 1994). При этих исследованиях крыс подвергают перманентной закупорке средней артерии головного мозга (МСАО) и закупорке общей сонной артерии. ФБН вводят i.p. при дозе 100 мг/кг в различное время после удара. Крыс скарифицируют через 2 суток после удара, и определяют количественно инфарктный объем, используя трифенилтетразолиевый краситель.
О подобных данных для соединения, не являющегося соединением изобретения, а именно, для ФБН, недавно сообщалось Cao и Phillis (Brain Research 664: 267-272, 1994). При этих исследованиях крыс подвергают перманентной закупорке средней артерии головного мозга (МСАО) и закупорке общей сонной артерии. ФБН вводят i.p. при дозе 100 мг/кг в различное время после удара. Крыс скарифицируют через 2 суток после удара, и определяют количественно инфарктный объем, используя трифенилтетразолиевый краситель.
Когда ФБН вводят через 0,5, 5, 17, 29 и 41 час после удара, или через 5, 17, 29 и 41 час после удара, инфарктный объем в каждом случае уменьшается приблизительно на 50%. Кумулятивная доза введенного ФБН для достижения 50%-ной защиты как минимум в 4 раза выше количества соединения I, требуемого для 70%-ной защиты. Таким образом, соединение I значительно превосходит ФБН по возможности защиты на крысиной модели фокальной ишемии, вызванной МСАО.
Пример 13
В этом примере проводят оценку соединения настоящего изобретения (соединение I) на его способность уменьшать вызванные окислением побочные действия при противораковой терапии.
В этом примере проводят оценку соединения настоящего изобретения (соединение I) на его способность уменьшать вызванные окислением побочные действия при противораковой терапии.
Эксперименты с адриамицином
Адриамицин является широко применяемым противораковым средством. Известно, что он является весьма эффективным, но также известно, что он дает тяжелые побочные эффекты, проявляющиеся в силу его склонности вызывать окислительное нарушение. К таким побочным эффектам относятся серьезные нарушения сердечной деятельности при высоких уровнях дозировки. Такие побочные действия часто ограничивают применение этого средства или ограничивают уровни дозировки, которые можно использовать, до уровней, которые ниже требуемых для достижения максимальной эффективности при опухолевом заболевании.
Адриамицин является широко применяемым противораковым средством. Известно, что он является весьма эффективным, но также известно, что он дает тяжелые побочные эффекты, проявляющиеся в силу его склонности вызывать окислительное нарушение. К таким побочным эффектам относятся серьезные нарушения сердечной деятельности при высоких уровнях дозировки. Такие побочные действия часто ограничивают применение этого средства или ограничивают уровни дозировки, которые можно использовать, до уровней, которые ниже требуемых для достижения максимальной эффективности при опухолевом заболевании.
Осуществляют эксперименты, чтобы показать, что соединение настоящего изобретения является эффективным для снижения побочного действия таких противораковых средств, как адриамицин, и позволяет животным переносить более высокие дозы адриамицина.
Для проверки острого летального действия адриамицина и предупреждения острой летальности посредством предварительной обработки дозами соединения I используют самцов мышей C57BL/6J и DBA/2J (35-40 г). Мышам дают инъекции либо солевого раствора, либо соединения I, за 30 минут до введения адриамицина. Все инъекции интраперитонеальные. Острая летальность адриамицина находится в интервале от 10 до 30 мг/кг. В этих испытаниях находят, что LD50 для адриамицина составляет 25 мг/кг для обоих родов. Соединение I при дозе до 300 мг/кг без лечения адриамицином не влияет на выживаемость мышей того и другого рода.
Предварительное введение от 30 до 100 мг/кг соединения I дает соотнесенные с дозой сдвиги на диаграмме зависимости летальности от дозы адриамицина. Фиг. 6 показывает результаты, полученные на мышах DBA/2J. Доза соединения I в 100 мг/кг вызывает 5-кратный сдвиг вправо (в направлении уменьшенной летальности). Таким образом, сочетание соединения I с адриамицином дает в результате заметное увеличение максимально переносимой дозы. Такие более высокие дозы находятся в интервале, в котором будут эффективно уничтожаться опухоли, резистентные ко многим лекарственным средствам.
Сравнительные испытания
Предварительная обработка ФБН приводит в результате к небольшому сдвигу вправо на диаграмме зависимости действия от дозы адриамицина. В то время, как дозу соединения I в сочетании с адриамицином можно увеличить до 300 мг/кг, для такого сочетания с ФБН существует верхний предел. Доза ФБН в 100 мг/кг дает небольшой седативный эффект, и доза в 300 мг/кг дает заметный седативный эффект и некоторую общую токсичность (летальность 10- 20%). Соединение I с адриамицином не дает никакой токсичности при дозе соединения I до 300 мг/кг.
Предварительная обработка ФБН приводит в результате к небольшому сдвигу вправо на диаграмме зависимости действия от дозы адриамицина. В то время, как дозу соединения I в сочетании с адриамицином можно увеличить до 300 мг/кг, для такого сочетания с ФБН существует верхний предел. Доза ФБН в 100 мг/кг дает небольшой седативный эффект, и доза в 300 мг/кг дает заметный седативный эффект и некоторую общую токсичность (летальность 10- 20%). Соединение I с адриамицином не дает никакой токсичности при дозе соединения I до 300 мг/кг.
Пример 14
Испытания на безопасность
Проверяют соединение I и ФБН на их острую токсичность на самцах крыс Sprague Dawley (200-300 г). Соединения вводят i.p. при дозе 1000 мг/кг группам крыс по 6 особей. Через 3 суток проверяют летальность. Соединение I летальности не вызывает, в то время как ФБН является летальным для 5 из 6 крыс, используемых при этом испытании. Эти данные подтверждают те результаты, полученные для песчанок, что соединение I намного безопаснее ФБН.
Испытания на безопасность
Проверяют соединение I и ФБН на их острую токсичность на самцах крыс Sprague Dawley (200-300 г). Соединения вводят i.p. при дозе 1000 мг/кг группам крыс по 6 особей. Через 3 суток проверяют летальность. Соединение I летальности не вызывает, в то время как ФБН является летальным для 5 из 6 крыс, используемых при этом испытании. Эти данные подтверждают те результаты, полученные для песчанок, что соединение I намного безопаснее ФБН.
Claims (18)
1. 2,4-Дисульфонил-α-фенил-трет-бутилнитрон формулы I

или его фармацевтически приемлемые соли
2. 2,4-Дисульфонил-α-фенил-трет-бутилнитрон в форме свободной кислоты

3. 2,4-Дисульфонил-α-фенил-трет-бутилнитрон в фармацевтически приемлемой ионизированной солевой форме

4. Соединение по п.3, отличающееся тем, что имеет следующую формулу

где X выбирают из группы, состоящей из Na, K, NH4, Ca, Mg, CaY и MgY,
и Y представляет собой фармацевтически приемлемый одновалентный анион.
или его фармацевтически приемлемые соли
2. 2,4-Дисульфонил-α-фенил-трет-бутилнитрон в форме свободной кислоты
3. 2,4-Дисульфонил-α-фенил-трет-бутилнитрон в фармацевтически приемлемой ионизированной солевой форме
4. Соединение по п.3, отличающееся тем, что имеет следующую формулу
где X выбирают из группы, состоящей из Na, K, NH4, Ca, Mg, CaY и MgY,
и Y представляет собой фармацевтически приемлемый одновалентный анион.
5. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для парентерального введения, отличающаяся тем, что она содержит соединение по п.1 в фармацевтически приемлемом носителе.
6. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для парентеральной инъекции, отличающаяся тем, что она содержит соединение по п.2 в фармацевтически приемлемом носителе.
7. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для парентерального введения, отличающаяся тем, что она содержит соединение по п.3 в фармацевтически приемлемом носителе.
8. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для парентерального введения, отличающаяся тем, что она содержит соединение по п.4 в фармацевтически приемлемом носителе.
9. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для перорального введения, отличающаяся тем, что она содержит соединение по п.1 в фармацевтически приемлемом носителе.
10. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для перорального введения, отличающаяся тем, что она содержит соединение по п.2 в фармацевтически приемлемом носителе.
11. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для перорального введения, отличающаяся тем, что она содержит соединение по п.3 в фармацевтически приемлемом носителе.
12. Фармацевтическая композиция, проявляющая свойства фармацевтических нитронных средств улавливания свободных радикалов и пригодная для перорального введения, отличающаяся тем, что она содержит соединение по п.4 в фармацевтически приемлемом носителе.
13. Способ лечения пациента, который страдает от удара или контузии, отличающийся тем, что включает парентеральное введение пациенту количества, составляющего по крайней мере 0,2 мг/кг/ч, фармацевтической композиции по пп.5, 6, 7 или 8.
14. Способ по п.13, отличающийся тем, что композицию вводят внутривенно.
15. Способ лечения пациента, который страдает от удара или контузии, отличающийся тем, что включает пероральное введение пациенту эффективного количества фармацевтической композиции по пп.9, 10, 11 или 12.
16. Способ лечения пациента, страдающего от состояния прогрессирующей потери функции центральной нервной системы, отличающийся тем, что включает парентеральное введение пациенту эффективного количества фармацевтической композиции по пп. 5, 6, 7 или 8.
17. Способ по п.16, отличающийся тем, что композицию вводят внутривенно.
18. Способ лечения пациента, страдающего от состояния прогрессирующей потери функции центральной нервной системы, отличающийся тем, что включает пероральное введение пациенту эффективного количества по крайней мере 0,1 мг/кг в сутки, фармацевтической композиции по пп.9, 10, 11 или 12.
19. Способ ослабления интенсивности побочных действий, причиной которых у пациента является вызывающее окислительное нарушение лечение опухолевого заболевания, причем упомянутый способ отличается тем, что включает пероральное введение пациенту эффективного количества фармацевтической композиции по пп.9, 10, 11 или 12.
20. Способ ослабления интенсивности побочных действий, причиной которых у пациента является вызывающее окислительное нарушение лечение опухолевого заболевания, причем упомянутый способ отличается тем, что включает парентеральное введение пациенту эффективного количества фармацевтической композиции по пп.5, 6, 7 или 8.
21. Способ по п.20, отличающийся тем, что композицию вводят внутривенно.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US08/173.579 | 1993-12-23 | ||
| US08/173,579 US5488145A (en) | 1993-12-23 | 1993-12-23 | 2,4-disulfonyl phenyl butyl nitrone, its salts, and their use as pharmaceutical free radical traps |
| US08/173,579 | 1993-12-23 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| RU96115200A RU96115200A (ru) | 1999-02-20 |
| RU2159231C2 true RU2159231C2 (ru) | 2000-11-20 |
Family
ID=22632663
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| RU96115200/04A RU2159231C2 (ru) | 1993-12-23 | 1994-12-22 | 2,4-ДИСУЛЬФОНИЛ-α-ФЕНИЛ-ТРЕТ-БУТИЛНИТРОН, ЕГО ФАРМАЦЕВТИЧЕСКИ ПРИЕМЛЕМЫЕ СОЛИ, ЕГО ФОРМА СВОБОДНОЙ КИСЛОТЫ ИЛИ СОЛЕВАЯ ФОРМА, ФАРМАЦЕВТИЧЕСКИЕ КОМПОЗИЦИИ И СПОСОБЫ ЛЕЧЕНИЯ |
Country Status (28)
| Country | Link |
|---|---|
| US (4) | US5488145A (ru) |
| EP (1) | EP0736004B1 (ru) |
| JP (3) | JP3412821B2 (ru) |
| KR (1) | KR100370522B1 (ru) |
| CN (1) | CN1070176C (ru) |
| AT (1) | ATE192736T1 (ru) |
| AU (1) | AU679835B2 (ru) |
| BR (2) | BR9408378A (ru) |
| CA (1) | CA2179521C (ru) |
| CZ (1) | CZ289629B6 (ru) |
| DE (1) | DE69424441T2 (ru) |
| DK (1) | DK0736004T3 (ru) |
| ES (1) | ES2145264T3 (ru) |
| FI (1) | FI111718B (ru) |
| GR (1) | GR3034134T3 (ru) |
| HR (1) | HRP950358B1 (ru) |
| HU (1) | HU221167B1 (ru) |
| MY (1) | MY114178A (ru) |
| NO (1) | NO306457B1 (ru) |
| NZ (1) | NZ279025A (ru) |
| PL (1) | PL185189B1 (ru) |
| PT (1) | PT736004E (ru) |
| RU (1) | RU2159231C2 (ru) |
| SG (1) | SG64903A1 (ru) |
| SK (1) | SK282403B6 (ru) |
| TW (1) | TW299315B (ru) |
| UA (1) | UA45964C2 (ru) |
| WO (1) | WO1995017876A2 (ru) |
Families Citing this family (66)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5723502A (en) * | 1985-07-18 | 1998-03-03 | Proctor; Peter H. | Topical spin trap composition and method |
| ES2044829T3 (es) * | 1989-10-17 | 1995-01-16 | Oklahoma Med Res Found | Metodo y composiciones para la inhibicion de alteraciones asociadas con las lesiones oxidativas de los tejidos. |
| US5622994A (en) * | 1989-10-17 | 1997-04-22 | Oklahoma Medical Research Foundation | Spin trapping pharmaceutical compositions and methods for use thereof |
| US6002001A (en) * | 1991-06-18 | 1999-12-14 | Oklahoma Medical Research Foundation | Spin trapping pharmaceutical compositions and methods for use thereof |
| US20050107366A1 (en) * | 1991-06-18 | 2005-05-19 | Carney John M. | Spin trapping pharmaceutical compositions and methods for use thereof |
| US20040208875A1 (en) * | 1995-03-15 | 2004-10-21 | Queen's University At Kingston | Method for treating amyloidosis |
| US5488145A (en) * | 1993-12-23 | 1996-01-30 | Oklahoma Medical Research Foundation | 2,4-disulfonyl phenyl butyl nitrone, its salts, and their use as pharmaceutical free radical traps |
| EP0863878B1 (en) * | 1995-09-11 | 2003-01-08 | Aventis Pharmaceuticals Inc. | Cyclic nitrones and pharmaceutical compositions containing them |
| WO1997019054A1 (en) | 1995-11-17 | 1997-05-29 | Florida International University | Azulenyl nitrone spin trapping agents, methods of making and using same |
| AU725432B2 (en) * | 1996-04-17 | 2000-10-12 | Centaur Pharmaceuticals, Inc. | Nitrone free radical trap treatment of dementia associated with AIDS virus (HIV-1) infection |
| EP1021430A1 (en) * | 1996-07-19 | 2000-07-26 | Centaur Pharmaceuticals, Inc. | Furan nitrone compounds |
| TW429241B (en) * | 1996-09-26 | 2001-04-11 | Sumitomo Pharma | Nitrone derivatives |
| MA26553A1 (fr) | 1997-10-17 | 2004-12-20 | Centaur Pharmaceuticals Inc | Alpha-aryl-n-alkylnitrones et compositions pharmaceutiques contenant ceux-la |
| AU742768B2 (en) * | 1998-01-16 | 2002-01-10 | Renovis, Inc. | Thioether furan nitrone compounds |
| CA2318555A1 (en) * | 1998-01-16 | 1999-07-22 | Yong-Kang Zhang | Thiophene nitrone compounds |
| CN1299278A (zh) * | 1998-03-13 | 2001-06-13 | 桑道药品有限公司 | 血管生成抑制 |
| AU3985799A (en) * | 1998-05-19 | 1999-12-06 | Centaur Pharmaceuticals, Inc. | Furan nitrone therapeutics for the treatment of inflammatory bowel disease |
| US6083989A (en) * | 1999-05-18 | 2000-07-04 | Centaur Pharmaceuticals, Inc. | Aryl nitrone therapeutics for the treatment of inflammatory bowel disease |
| UA66401C2 (en) | 1998-12-02 | 2004-05-17 | Sentor Pharmaceuticals Inc | 3,4,5-trisubstituted aryl nitrone compounds and pharmaceutical composition containing the same |
| US6730700B2 (en) | 1998-12-02 | 2004-05-04 | Renovis, Inc. | 3,4,5,-trisubstituted aryl nitrone compounds and pharmaceutical compositions containing the same |
| ATE312103T1 (de) | 1999-01-25 | 2005-12-15 | Nat Jewish Med & Res Center | Substituierte porphyrine und deren therapeutische verwendungen |
| CA2369997C (en) * | 1999-04-28 | 2009-11-17 | Queen's University At Kingston | Compositions and methods for treating amyloidosis |
| BR9904931A (pt) * | 1999-10-18 | 2001-06-12 | Sergio Teixeira Ferreira | Inibição de amiloidoses |
| AU1574701A (en) * | 1999-10-22 | 2001-04-30 | Wrair Walter Reed Army Institute Of Research | A pharmaceutical composition containing pglu-glu-pro-nh2 and method for treating diseases and injuries to the brain, spinal cord and retina using same |
| US6815425B1 (en) | 1999-10-22 | 2004-11-09 | The United States Of America As Represented By The Secretary Of The Army | Pharmaceutical composition containing pGLU-GLU-PRO-NH2 and method for treating diseases and injuries to the brain, spinal cord and retina using same |
| SE0000056D0 (sv) * | 2000-01-10 | 2000-01-10 | Astrazeneca Ab | Novel process |
| SE0000055D0 (sv) * | 2000-01-10 | 2000-01-10 | Centaur Pharmaceuticals Inc | Novel process |
| AU2001236442A1 (en) * | 2000-01-10 | 2001-07-24 | Centaur Phamaceuticals, Inc. | Method for the purification of aryl sulfonic acids and salts |
| SE0001916D0 (sv) * | 2000-05-23 | 2000-05-23 | Astrazeneca Ab | Novel formulation |
| US6664297B1 (en) | 2000-10-18 | 2003-12-16 | Universidade Federal Do Rio De Janeiro | Methods for inhibition and dissolution of amyloidoses by administration of compositions comprising 2,4-dinitrophenol |
| WO2002065993A2 (en) | 2001-01-08 | 2002-08-29 | Centaur Pharmaceuticals, Inc. | Use of aryl nitrone compounds in methods for treating neuropathic pain |
| WO2003010154A1 (en) * | 2001-07-26 | 2003-02-06 | Samsung Electronics Co. Ltd. | Seleno compounds containing nitrone moiety, their preparation and their therapeutic uses |
| US20030045461A1 (en) * | 2001-09-06 | 2003-03-06 | Jen-Chang Hsia | Composition and methods of esterified nitroxides gated with carboxylic acids |
| FR2846968B1 (fr) * | 2002-11-08 | 2005-02-04 | Salles Jean Pierre | Nouveaux derives amphiphiles de l'alpha-c-phenyl-n-tert- butyl nitrone |
| US7244764B2 (en) * | 2003-06-23 | 2007-07-17 | Neurochem (International) Limited | Methods and compositions for treating amyloid-related diseases |
| US20070010573A1 (en) * | 2003-06-23 | 2007-01-11 | Xianqi Kong | Methods and compositions for treating amyloid-related diseases |
| US7414076B2 (en) * | 2003-06-23 | 2008-08-19 | Neurochem (International) Limited | Methods and compositions for treating amyloid-related diseases |
| US20050059638A1 (en) * | 2003-08-04 | 2005-03-17 | Kelly Michael G. | Aryl, heteroaromatic and bicyclic aryl nitrone compounds, prodrugs and pharmaceutical compositions of the same to treat human disorders |
| US20050182060A1 (en) * | 2004-02-13 | 2005-08-18 | Kelly Michael G. | 2-Substituted and 4-substituted aryl nitrone compounds |
| AU2005310986A1 (en) * | 2004-11-12 | 2006-06-08 | Bellus Health (International) Limited | Methods and fluorinated compositions for treating amyloid-related diseases |
| AU2005310979A1 (en) * | 2004-11-16 | 2006-06-08 | Bellus Health (International) Limited | Compounds for the treatment of CNS and amyloid associated diseases |
| EP1836161B1 (en) * | 2004-12-22 | 2016-07-20 | BHI Limited Partnership | Methods and compositions for treating amyloid-related diseases |
| US20060235370A1 (en) * | 2005-04-04 | 2006-10-19 | Oblong John E | Method of regulating mammalian keratinous tissue |
| TW200716088A (en) * | 2005-04-15 | 2007-05-01 | Neurochem Int Ltd | Formulations and methods for treating amyloidosis |
| WO2007013842A1 (en) * | 2005-07-26 | 2007-02-01 | Astrazeneca Ab | Use of 4-((tert-butylimino)methyl) benzene-1,3-disulfonate n-oxide against maemorrhagic changes in the brain |
| WO2007013841A1 (en) * | 2005-07-26 | 2007-02-01 | Astrazeneca Ab | Use of 4-((tert-butylimine)methyl) benzene-1,3-disulfonate n-oxide against cerebral oedema |
| WO2007013843A1 (en) * | 2005-07-26 | 2007-02-01 | Astrazeneca Ab | Use of 4-[(tert-butylimino)methyl]benzene-1,3-disulfonate n-oxide against myocardial ischaemia |
| WO2007013844A1 (en) * | 2005-07-26 | 2007-02-01 | Astrazeneca Ab | Use of 4-[(tert-butylimino)benzene-1,3-disulfonate n-oxide against nausea |
| ATE481094T1 (de) * | 2005-12-22 | 2010-10-15 | Kiacta Sarl | Behandlung von diabetischer nephropathie |
| JP5236641B2 (ja) * | 2006-07-25 | 2013-07-17 | ハフ イヤ インスティテュート | 急性音響外傷の治療方法 |
| SI2089417T1 (sl) | 2006-10-12 | 2015-04-30 | Bhi Limited Partnership | Metode, spojine, sestavki in vektorji za dostavo 3-amino-1-propansulfonske kisline |
| CA2673022A1 (en) * | 2006-12-22 | 2008-07-03 | Bellus Health (International) Limited | Methods, compounds, and compositions for treating metabolic disorders and diabetes |
| US20090082454A1 (en) * | 2007-09-25 | 2009-03-26 | Protia, Llc | Deuterium-enriched disufenton |
| EP3028670B1 (en) | 2007-09-26 | 2023-12-20 | St. Jude Medical, LLC | Collapsible prosthetic heart valves |
| AU2009214727B2 (en) * | 2008-02-12 | 2014-12-11 | Tosk, Incorporated | Doxorubicin adjuvants to reduce toxicity and methods for using the same |
| DK2300003T3 (da) | 2008-05-23 | 2014-05-26 | Nat Jewish Health | Forbindelser til anvendelse i behandling af skade forbundet med eksponering for en alkylerende art |
| CA2735859C (en) | 2008-09-02 | 2016-08-30 | Oklahoma Medical Research Foundation | 2,4-disulfonyl phenyl tert-butyl nitrone for the treatment of gliomas |
| CA2772097C (en) * | 2009-08-24 | 2019-04-30 | Hough Ear Institute | Methods for treating acute acoustic trauma |
| WO2012106654A1 (en) * | 2011-02-04 | 2012-08-09 | Hough Ear Institute | Methods for treating brain injury |
| US10576125B2 (en) | 2016-10-31 | 2020-03-03 | Hough Ear Institute | Methods for enhancing synaptogenesis and neuritogenesis |
| EP3570826A4 (en) | 2017-01-19 | 2020-09-23 | Otologic Pharmaceutics, Inc. | N-ACETYLCYSTEIN FORMULATIONS AND THEIR USES |
| CN111132672A (zh) * | 2017-09-20 | 2020-05-08 | 俄克拉荷马医学研究基金会 | 抗药性胶质瘤的治疗 |
| US10829441B2 (en) | 2017-11-14 | 2020-11-10 | The University Of Toledo | Reactive oxygen species-sensitive nitric oxide synthase inhibitors for the treatment of ischemic stroke |
| WO2019213245A1 (en) | 2018-05-03 | 2019-11-07 | Hough Ear Institute | Methods for reducing accumulated pathologic tau protein |
| EP3849530A4 (en) | 2018-09-12 | 2022-06-22 | Hough Ear Institute | METHODS OF TREATMENT OF HEARING LOSS AFTER COCHLEAR IMPLANT SURGERY |
| EP4110315A4 (en) * | 2020-02-24 | 2024-03-06 | Oblato, Inc. | Compositions and methods for treating cancer and tumor |
Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0396077A1 (de) * | 1989-05-03 | 1990-11-07 | BASF Aktiengesellschaft | Neue Phenylendiamine sowie ein Verfahren zur Herstellung von Phenylendiaminen |
| EP0427071A1 (de) * | 1989-11-09 | 1991-05-15 | Bayer Ag | Verfahren zur Herstellung von 2-Aminobenzol-disulfonsäuren-(1,4) |
Family Cites Families (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| ES2044829T3 (es) * | 1989-10-17 | 1995-01-16 | Oklahoma Med Res Found | Metodo y composiciones para la inhibicion de alteraciones asociadas con las lesiones oxidativas de los tejidos. |
| US5025032A (en) * | 1989-10-17 | 1991-06-18 | Oklahoma Medical Research Foundation | Phenyl butyl nitrone compositions and methods for treatment of oxidative tissue damage |
| US5036097A (en) * | 1989-10-17 | 1991-07-30 | Oklahoma Medical Research Foundation | Phenylbutyl nitrone compositions and methods for prevention of gastric ulceration |
| DE69232263T2 (de) * | 1991-06-18 | 2003-06-18 | Oklahoma Medical Research Foundation, Oklahoma | Radikalfänger ("spin traps") zur behandlung von mit oxidation von lipiden und proteinen verbundenen erkrankungen |
| US5488145A (en) * | 1993-12-23 | 1996-01-30 | Oklahoma Medical Research Foundation | 2,4-disulfonyl phenyl butyl nitrone, its salts, and their use as pharmaceutical free radical traps |
-
1993
- 1993-12-23 US US08/173,579 patent/US5488145A/en not_active Expired - Lifetime
-
1994
- 1994-12-22 SK SK788-96A patent/SK282403B6/sk unknown
- 1994-12-22 PT PT95907224T patent/PT736004E/pt unknown
- 1994-12-22 KR KR1019960703367A patent/KR100370522B1/ko not_active Expired - Fee Related
- 1994-12-22 UA UA96072885A patent/UA45964C2/uk unknown
- 1994-12-22 WO PCT/US1994/014545 patent/WO1995017876A2/en not_active Ceased
- 1994-12-22 HU HU9601739A patent/HU221167B1/hu not_active IP Right Cessation
- 1994-12-22 CN CN94194993A patent/CN1070176C/zh not_active Expired - Fee Related
- 1994-12-22 NZ NZ279025A patent/NZ279025A/en unknown
- 1994-12-22 US US08/663,316 patent/US5780510A/en not_active Expired - Fee Related
- 1994-12-22 CA CA002179521A patent/CA2179521C/en not_active Expired - Lifetime
- 1994-12-22 RU RU96115200/04A patent/RU2159231C2/ru not_active IP Right Cessation
- 1994-12-22 BR BR9408378A patent/BR9408378A/pt not_active Application Discontinuation
- 1994-12-22 PL PL94315154A patent/PL185189B1/pl not_active IP Right Cessation
- 1994-12-22 DK DK95907224T patent/DK0736004T3/da active
- 1994-12-22 AT AT95907224T patent/ATE192736T1/de not_active IP Right Cessation
- 1994-12-22 SG SG1996007103A patent/SG64903A1/en unknown
- 1994-12-22 EP EP95907224A patent/EP0736004B1/en not_active Expired - Lifetime
- 1994-12-22 CZ CZ19961775A patent/CZ289629B6/cs not_active IP Right Cessation
- 1994-12-22 JP JP51809895A patent/JP3412821B2/ja not_active Expired - Lifetime
- 1994-12-22 AU AU15527/95A patent/AU679835B2/en not_active Ceased
- 1994-12-22 ES ES95907224T patent/ES2145264T3/es not_active Expired - Lifetime
- 1994-12-22 DE DE69424441T patent/DE69424441T2/de not_active Expired - Fee Related
-
1995
- 1995-01-27 TW TW084100747A patent/TW299315B/zh active
- 1995-04-24 US US08/426,961 patent/US5475032A/en not_active Expired - Lifetime
- 1995-06-06 US US08/468,564 patent/US5508305A/en not_active Expired - Lifetime
- 1995-06-20 MY MYPI95001668A patent/MY114178A/en unknown
- 1995-06-23 HR HR950358A patent/HRP950358B1/xx not_active IP Right Cessation
-
1996
- 1996-06-20 NO NO962637A patent/NO306457B1/no unknown
- 1996-06-20 FI FI962589A patent/FI111718B/fi not_active IP Right Cessation
-
1997
- 1997-05-13 BR BR1100626-9A patent/BR1100626A/pt active IP Right Grant
-
2000
- 2000-05-22 JP JP2000150128A patent/JP2001010953A/ja not_active Withdrawn
- 2000-08-07 GR GR20000401829T patent/GR3034134T3/el not_active IP Right Cessation
-
2003
- 2003-12-02 JP JP2003403744A patent/JP2004075696A/ja not_active Withdrawn
Patent Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0396077A1 (de) * | 1989-05-03 | 1990-11-07 | BASF Aktiengesellschaft | Neue Phenylendiamine sowie ein Verfahren zur Herstellung von Phenylendiaminen |
| EP0427071A1 (de) * | 1989-11-09 | 1991-05-15 | Bayer Ag | Verfahren zur Herstellung von 2-Aminobenzol-disulfonsäuren-(1,4) |
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US5508305A (en) | 2, 4-disulfonyl phenyl butyl nitrone, its salts, and their use as pharmaceuticals | |
| ES3053935T3 (en) | Cannabinoid derivative as a pharmaceutically active compound and method of preparation thereof | |
| JP7744440B2 (ja) | 薬学的に活性な化合物としてのレゾルシノール誘導体及びその調製の方法 | |
| US5521215A (en) | NMDA-blocking pharmaceuticals | |
| JP5380069B2 (ja) | フラボノイド化合物およびその使用 | |
| JPH07507994A (ja) | N,n’−ジ置換グアニジン類およびそれらの興奮性アミノ酸拮抗剤としての用途 | |
| US20140066504A1 (en) | Analogs and prodrugs of bumetanide; compositions and methods of use | |
| JP2004535398A (ja) | NAALADase阻害剤としてのヒドロキサム酸およびアシルヒドロキサミン | |
| CN112480085A (zh) | 一种化合物或其药学上可接受的盐、异构体、前药、多晶型物或溶剂化物 | |
| CZ216092A3 (en) | Application of xanthine derivative for treating secondary damage of neural cells and dysfunctions after injury of cranium and brain | |
| WO2003105779A2 (en) | Guanidine compounds as anesthetics and for treatment of nervous system disorders | |
| NL194430C (nl) | Niet-injecteerbaar farmaceutisch preparaat met anti-kankerwerking. | |
| DE3686688T2 (de) | Verwendung von sulfanilamido quinoxalinen zur behandlung von neoplastischen krankheiten. | |
| HK1008294B (en) | (2-4-disulfophenyl) n-tertiary butyl nitrone its salts, and their use as pharmaceutical radical trapping agents | |
| WO2007062030A2 (en) | Quinuclidinone derivatives as anticancer agents | |
| DE3823345A1 (de) | 6-merkaptopurin-derivate, ihre herstellung und ihre verwendung zur bekaempfung von retrovirusinfektionen | |
| Hanover | Gribble et al.(45) Date of Patent: Aug. 27, 2013 | |
| JP2009531337A (ja) | アンペロプシンの不飽和ナトリウム塩の製剤及びその応用 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| MM4A | The patent is invalid due to non-payment of fees |
Effective date: 20061223 |