Neue chirale Phosphorliganden und ihre Verwendung in der Herstellung optisch aktiver Produkte
Die vorliegende Erfindung betrifft neue chirale Phosphorverbindungen, die sich in einfacher Weise aus Chinolinderivaten darstellen lassen sowie deren Verwendung als Katalysatoren oder Katalysatorbestandteile in Verfahren zur Herstellung optisch aktiver Produkte.
Chirale Phosphorverbindungen sind als Katalysatoren oder Katalysatorbestandteile („Liganden") für die enantioselektive chemische Synthese optisch aktiver Produkte von großem Interesse (Hαndbook of Enαntioselective Cαtαlysis with Trαnsition Metαl Compounds, Vol. II, VCH, Weinheim, 1993). Optisch aktive Produkte haben große wirtschaftliche Bedeutung als Aromastoffe, Kosmetika, Pflanzenschutzmittel, Lebensmittelzusatzstoffe, Pharmazeutika oder in der Herstellung von High-Tech Werkstoffen wie z.B. Spezialkunststoffen (Comprehensive Asymmetrie Cαtαlysis, Springer, Berlin, 1999). Trotz der Vielfalt bekannter chiraler Phosphorverbindungen haben bislang nur wenige Vertreter Verwendung in industriellen Prozessen zur Herstellung optisch aktiver Produkte gefunden, da viele Liganden für technische Anwendungen gravierende Nachteile aufweisen. Viele Liganden weisen zwar hohe Enantioselektivitäten auf, bilden die gewünschten chiralen Produkte aber mit zu geringen Aktivitäten oder unzureichenden Chemo- oder Regioselektivitäten. Chirale Phosphorverbindungen, die als effiziente Liganden wirken, sind ferner vielfach nur über aufwendige Synthesen unter Verwendung teurer Ausgangsmaterialien zugänglich. Die chirale Information, die zur selektiven Bildung der optisch aktiven Produkte führt, beruht bei den meisten effizienten Liganden auf der Verwendung chiraler Bausteine, die entweder von natürlich vorkommenden Verbindungen abgeleitet sind, oder anderweitig in enantiomerenreiner Form kommerziell verfügbar sind. Eine strukturelle Variation am chiralen Zentrum zur Optimierung der
01/09147
Phosphorverbindung ist dann in einfacher Form nicht realisierbar und häufig steht nur eine der beiden möglichen Konfigurationen zur Verfügung. Es besteht daher ein großer Bedarf an neuen chiralen Phosphorverbindungen, die sich in einfacher und flexibler Weise aus leicht zugänglichen und billigen Ausgangsverbindungen synthetisieren lassen und die als Katalysatoren oder Katalysatorbestandteile für die Herstellung chiraler Produkte in verschiedenen Reaktionstypen effektiv eingesetzt werden können.
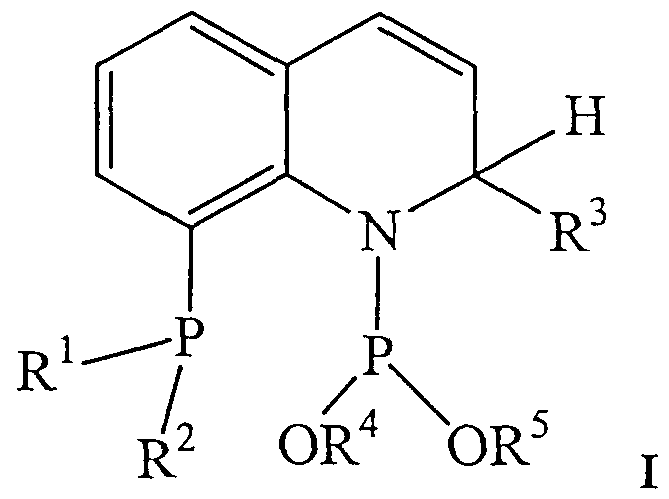
Die vorliegende Erfindung betrifft eine neue Klasse von chiralen Phosphorverbindungen der allgemeinen Formel I,
wobei R
1, R
2, R
3, R
4, R
5 chirale oder achirale organische Reste sind, die sich von substituierten oder unsubstituierten geradkettigen, verzweigten, oder cyclischen aliphatischen oder aromatischen Gruppen ableiten und die im Falle der Paare R'/R
2 und R
4/R
5 miteinander verbunden sein können. Diese Verbindungen lassen sich in einfacher Weise und in wenigen Schritten ausgehend von Derivaten des Chinolins als billigen Ausgangsmaterialen darstellen. Die für die selektive Bildung der gewünschten optisch aktiven Produkte ausschlaggebende chirale Information in 2-Position des Chinolingerüsts wird während der Synthese erzeugt und kann leicht über die Wahl von R
3 variiert werden. Die beiden Isomeren mit den unterschiedlich Konfigurationen in 2-Position lassen sich in effektiver Weise voneinander trennen. Die. Verbindungen der Formel I können als effiziente Katalysatoren oder Katalysatorbestandteile in der Herstellung optisch aktiver -Produkte eingesetzt
"werden, wobei insbesondere in der enantioselektiven Hydroformylierung und Hydrierung hohe Aktivitäten und Selektivitäten erzielt werden.
Synthese der Phosphorverbindungen I:
Zur Synthese der Phosphorverbindungen I (Schema 1) geht man zweckmäßig von 8-Phosphinochinolinen II aus. Verbindungen II sind für verschiedene Reste R1 und R2 bereits bekannt und lassen sich auf verschiedenen Wegen einfach im Multigramm-Maßstab herstellen (typische Beispiele: Inorg. Chem. 1982, 21, 1007; J. Organomet. Chem. 1997, 535, 183). Mithilfe dieser Synthesen und geeigneten einfachen Modifikationen können Verbindungen vom Typ II hergestellt werden, bei denen R1 oder R2 identische oder voneinander verschiedene, chirale oder achirale organische Reste sind, die sich von substituierten oder unsubstituierten geradkettigen, verzweigten, oder cyclischen ahphatischen oder aromatischen Gruppen ableiten, und die miteinander verbunden sein können. Die Reste R1 und R2 können unabhängig voneinander gewählt werden aus den Gruppen Methyl, Ethyl, n-Propyl, «-Butyl, Hexyl, F(CF2)m(CH2)π- (m = l-10, n = 0-4). Cyclohexyl, Menthyl, Allyl, Benzyl, CH3O(CH2)2OCH2-, Phenyl, Tolyl, Anisyl, Trifluormethylphenyl, F(CF2)m(CH2)πC6H4- (m = l-10, n = 0-4), Bis-(trifluormethyl)-phenyl, Chlorphenyl, Pentafluorphenyl, Hydroxyphenyl, Carboxyphenyl, NaO3SC6H4-, Naphthhyl, Fluorenyl, Pyridyl oder Furyl ohne daß durch die genannten Gruppen eine Beschränkung der Anwendungsbreite impliziert werden soll. Wenn die beiden Gruppen miteinander verbunden werden, können substituierte oder unsubstituierte, chirale oder achirale Brücken entstehen, die sich z.B. von den Gerüsten -(CH2)n- (n=2-4), - CH(CH3)CH(CH3)-, -CH(CH3)CH2CH(CH3)-, l,l'-Biphen-2,2'-diyl oder 1,1'- Binaphth-2,2'-diyl ableiten, wobei auch hier durch die Auflistung keine Einschränkung impliziert wird.
Die Umsetzung von II mit Nukleophilen Reagentien R3M liefert die Verbindungen III, wobei R3 der gleichen Definition wie R1 oder R2 entspricht. Die Addition in 2-Positionjdes Chinolins ist mit Grignard- Verbindungen (M = MgHal, Hai = Halogen) und vielen anderen Organometallverbindungen (z:B. M ^ Li, ZnR, SnR3; R = Alkyl oder Arylrest) möglich, so daß eine große Variationsbreite möglicher Derivate resultiert. Bei der Addition in 2-Position des Chinolins wird ein chirales Zentrum erzeugt, wobei die Stereochemie an diesem Zentrum in
01/09147
Abwesenheit eines zusätzlichen chiralen Hilfstoffs oder Katalysators nicht festgelegt wird.
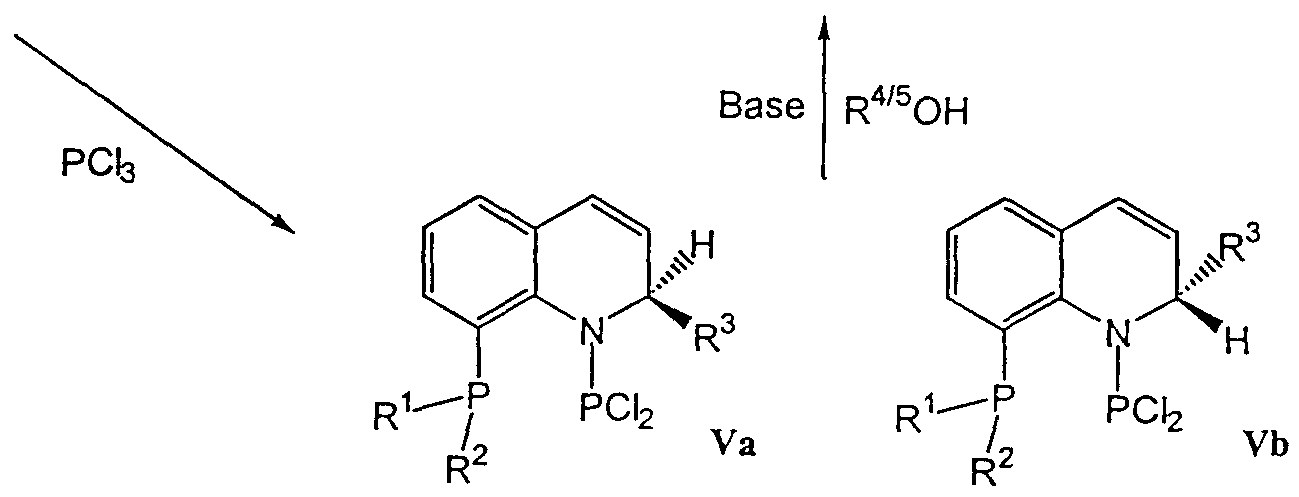
Durch Hydrolyse lassen sich die Verbindungen III in die 1,2- Dihydrochinolinderivate IV überführen. Reaktion mit Chlorophosphiniten (R4O)(R5O)PCl in Gegenwart von Basen wie z.B. Triethylamin oder Pyridin ergibt die gewünschten Phosphorverbindungen der Formel I. Ein alternativer Zugang besteht in der Reaktion von III mit PC13, wobei die Dichlorophosphinderivate V entstehen. Umsetzung mit Alkoholen oder Diolen in Gegenwart von Base liefert wiederum I. Die Verbindungen III können auch direkt mit Chlorophosphiniten (R4O)(R5O)PCl ohne weiteren Zusatz von Basen zu I umgesetzt werden.
Die Reste R4 und R5 können gleich oder verschieden, achiral oder chiral, und miteinander verbunden sein. Ansonsten weisen die Reste die gleiche Definition
Die Reste R4 und R5 können gleich oder verschieden, achiral oder chiral, und miteinander verbunden sein. Ansonsten weisen die Reste die gleiche Definition wie die Reste R1 und R2 auf. Beispiele für Alkohole und Diole, die zur Herstellung entsprechenden Verbindungen (R4O)(R5O)PCl verwendet oder direkt mit V umgesetzt werden können sind Methanol, Ethanol, wo-Propanol, Benzylalkohol, Cyclohexanol, Allylalkohol, Phenol, Methylphenol, Chlorphenol, Naphthol, Furfurol, Ethylenglycol, 1,3-Propandiol, 1,3-Pentandiol, Cyclohexandiol, Glycerin, Monosaccharide, Oligosaccharide, Catechol, 2,2'-Dihydroxy-l,l '- Biphenyl, 3,3',5,5'-Tetra-tert.-Butyl-2,2'-Dihydroxy-l,l '-Biphenyl, 3,3'-Oi-tert.- Butyl-2,2'-Dihydroxy-5,5'-Dimethoxy-l,l '-Biphenyl, 5,5'-Dichloro-4,4,,6,6'-
Tetramethyl-2,2'-Dihydroxy-l , 1 '-Biphenyl, oder 2,2'-Dihydroxy-l , 1 '-Binaphthyl, wobei durch die Auflistung keine Einschränkung der Anwendungsbreite impliziert werden soll.
Bei Verwendung optisch aktiver (R O)(R5O)P-Gruppen erhält man die Verbindungen I als Diastereomere, die sich durch Kristallisation, Chromatographie oder andere geeignete Trennmethoden separieren lassen. Alternativ kann die Trennung der beiden Stereoisomeren auf der Stufe der 1,2- Dihydrochinolinderivate IV erfolgen, die sich mittels konventioneller Methoden in die Enantiomeren IVa und IVb spalten lassen (siehe z.B. Tetrahedron Asymmetry 1999, 10, 1079 ).
Tabelle 1 gibt einen Überblick über repräsentative Beispiele für Verbindungen der Formel I, die nach den genannten Methoden erzeugt und spektroskopisch charakterisiert wurden. Eine detaillierte Beschreibung für die Herstellung der Diastereomerenmischung ( ?Λ,i?c*)-Quinaphos und der reinen Diastereomeren (Rfl,i?c)-Quinaphos und (^^-Quinaphos (Quinaphos: R1 = R2 = Ph, R3 = n-Bu, R4-R5 = l,l'-Binaphth-2,2'-diyl) ist in Beispiel 1 zu finden. Die Zuordnung der absoluten Konfiguration des chiralen Zentrums in 2-Position des Chinolingerüsts beruht auf dem Vergleich NMR-spektroskopischer Daten mit verwandten chiralen Derivaten des Chinolins (Eur. J. Inorg. Chem. 1999, 8, 1203) und ist mit der entsprechenden Unsicherheit behaftet.
O 01/09147
Tabelle I:
Konfig. R' R2 R3 R4 R5 T A B d(PA) d(PB) Jp p an C2 ppm ppm (Hz)
Racemat Ph Ph «-Bu 144.7 -18.6 202.7
Sc n-Bu 136.9 -18.3 194.5
Rr 'x Rr R 143.3 -16.8 130.4
(CH2)2(CF2)6F (CH2)2(CF2)6F
Anwendung in der Katalyse:
Die chiralen Phosphorverbindungen I können in enantiomerenreiner Form, als Diastereomerengemisch oder in Form der reinen Diastereomeren als effektive Katalysatoren oder Katalysatorbestandteile in der Synthese optisch aktiver "Produkte verwendet werden. Besonders bevorzugt sind Synthesen, bei denen die Verbindungen I als Bestandteile („Liganden") von Übergangsmetallkatalysatoren eingesetzt werden. Solche Katalysatoren enthalten ein oder mehrere Übergangsmetallzentren, die verschieden oder identisch sein können. Bevorzugte
Übergangsmetallzentren, die verschieden oder identisch sein können. Bevorzugte Metalle sind Cu, Ag, Au, Ni, Pd, Pt, Co, Rh, Ir, Fe, Ru, Os, Mn, Re, Cr, Mo, W, Ti, oder Zr. Besonders bevorzugt sind Cu, Ni, Pd, Pt, Rh, Ir oder Ru. Die Katalysatoren können in Form isolierter Verbindungen, die bereits das Metall und den Liganden I enthalten, eingesetzt werden, oder in situ aus I und geeigneten metallhaltigen Komponenten gebildet werden. Als metallhaltige Komponenten können die Metalle selbst, einfache Salze, oder Komplexverbindungen der entsprechenden Metalle verwendet werden. Das molare Verhältnis zwischen Ligand I und Metallzentrum kann für die jeweilige Reaktion optimal angepaßt werden und liegt in der Regel zwischen 1 : 1 und 10: 1.
Die katalytischen Synthesen unter Verwendung der Liganden I können entweder in Abwesenheit oder Anwesenheit eines Lösungsmittels durchgeführt werden, wobei das Lösungsmittel einen positiven Einfluß auf die Aktivität oder die Enantioselektivität haben kann, oder die Trennung von Produkt und Katalysator erleichtern kann. Als Lösungsmittel können typische organische Lösungsmittel wie z.B. Benzol, Toluol, Methylenchlorid, Ethanol, Tetrahydrofuran, oder Diethylether verwendet werden. Auch Wasser ist als Lösungsmittel geeignet, wenn der Ligand durch geeignete polare Substiruenten (z.B. -COOH, NH3 +, SO3\ siehe Angew. Chem. 1993, 105, 1588) eine ausreichende Löslichkeit in Wasser aufweist. Die Reaktionen können auch in überkritischem Kohlendioxid als Lösungsmittel durchgeführt werden, wenn durch geeignete Substiruenten (z.B. Perfluoralkylreste, siehe PCT- Anmeldung WO 98/32533) eine ausreichende Löslichkeit sichergestellt wird. Die Liganden I können zur leichteren Abtrennung von den Reaktionsprodukten mittels bekannter Methoden (Adsorption, Einschluß, kovalente Verknüpfung: Synthesis 1997, 1217.) an feste Träger gebunden werden. Die Anwendungsbreite der Liganden I beinhaltet asymmetrische Reduktionen (z.B. Hydrierung, Transfer-Hydrierung), asymmetrische C-C-Verknüpfung (z.B. Hydroformylierung, Heck-Kupplung, Allylische Alkylierung, Hydrocyanierung, Hydrovinylierung, Polymerisation) und asymmetrische Knüpfung von Bindungen zwischen Kohlenstoff und Heteroatomen (z. B. Hydroborierung, Hydrosilylierung,
01/09147
Hydroaminierung, Hydrophosphinierung), wie in den folgenden Beispielen anhand des Quinaphos-Liganden verdeutlicht wird.
Enantioselektive Hydroformylierung mit Liganden I:
Die enantioselektive Hydroformylierung ist eine effiziente Methode zur Synthese chiraler, nicht-racemischer Aldehyde aus Olefinen {Catalytic Asymmetrie Synthesis, Hrsg.: I. Ojima, VCH, Weinheim, 1993, S. 273ff). Dieser Reaktionstyp hat insbesondere als möglicher Zugang zu chiralen Bausteinen für die Produktion von Aromastoffen, Kosmetika, Pflanzenschutzmitteln, Lebensmittelzusatzstoffen (Vitamine) und Pharmazeutika großes Interesse gefunden {Chirality 1991, 3, 355). Besonders erwähnt sei hier die Darstellung der entzündungshemmenden und schmerzstillenden Wirkstoffe Ibuprofen und Naproxen durch Oxidation der entsprechenden Aldehyde, welche mit Hilfe der enantioselektiven Hydroformylierung aus Vinylarenen gewonnen werden können. Neben der Enantioselektivität ist in dieser Reaktion auch die Chemoselektivität (Nebenreaktion v.a. Hydrierung) und die Regioselektivität zugunsten des verzweigten chiralen Aldehyds von besonderer Bedeutung. Im Falle des Quinaphos werden die besten Enantioselektivitäten in der Hydroformylierung von Styrol mit dem (i-a,i?c)-Diastereomer gebildet (Beispiel 2-4). Die Hydrierung spielt als unerwünschte Nebenreaktion keine Rolle. Im Vergleich zu Liganden mit vergleichbarer Aktivität und Enantioselektivität werden die höchsten Regioselektivitäten zugunsten des chiralen Aldehyds erreicht (Chem. Rev. 1995, 95, 2485-2506)
Bevorzugte Katalysatoren für die Hydroformylierung werden auf Basis der Metalle Fe, Co, Ir, Ru, Pt, Rh, besonders bevorzugt auf Basis von Pt und Rh gebildet. Das molare Verhältnis Ligand/Metall sollte zwischen 1:1 und 10:1, bevorzugt zwischen 1 :1 und 4:1 liegen.
Das molare Verhältnis von Substrat und Katalysator kann in weiten Grenzen variiert werden, bevorzugt wird ein Verhältnis zwischen 100:1 bis 10 000:1 verwendet. Die Gase H2 und CO können entweder getrennt oder als Gemisch dem Reaktor zugefügt werden. Der Partialdruck der einzelnen Gase liegt im Bereich
von 1-100 bar. Der Gesamtdruck an Synthesegas kann im Bereich von 1-200 bar, bevorzugt im Bereich von 10-100 bar liegen. Die Reaktionstemperatur kann in weiten Bereichen variiert werden und liegt zwischen -20°C und 150°C, bevorzugt zwischen 20°C und 80°C.
Enantioselektive Hydrierung mit Liganden I:
Die enantioselektive Hydrierung ist eine effiziente Methode zur Synthese chiraler, nicht-racemischer organischer Verbindungen (Catalytic Asymmetrie Synthesis, Hrsg.: I. Ojima, VCH, Weinheim, 1993, S. Iff), die vor allem zur Herstellung von biologisch aktiven Wirkstoffen große Bedeutung hat. Die enantioselektive Hydrierung ist für eine Vielzahl funktioneller Gruppen bekannt, insbesondere für Substrate mit prochiralen C=C, C=N oder C=O Doppelbindungen. Die Hydrierung von Dehydroaminosäuren ist ein attraktiver Zugang zu natürlichen und nicht-natürlichen Aminosäuren und hat beispielsweise in der Herstellung von L-Dopa, einem Medikament gegen die Parkinson 'sehe Krankheit, bereits technische Anwendung gefunden (Topics in Catalysis 1998, 5, 3). Bevorzugte Katalysatoren für die Hydrierung mit Liganden I werden auf Basis der Metalle Pd, Pt, Co, Ir, Rh und Ru gebildet. Das molare Verhältnis Ligand/Metall sollte zwischen 1:1 und 10:1, bevorzugt zwischen 1:1 und 2.5:1 liegen. Im Falle des Quinaphos werden die besten Enantioselektivitäten in der Hydrierung von Itaconsäuredimethylester mit dem (^.Sy-Diastereomer erreicht (Beispiele 5,7). Das molare Verhältnis von Substrat und Katalysator kann in weiten Grenzen variiert werden und liegt bevorzugt zwischen 100:1 und 100 000:1. Das Katalysatorsystem Rh(I)/Quinaphos zeigt eine für Rhodiumkatalysatoren bemerkenswert hohe Aktivität und Lebensdauer (Beispiel 11). Die Hydriergeschwindigkeit von mindestens 36 000 katalytischen Zyklen pro Stunde ist erheblich höher als die typischer Weise für Katalysatoren auf Basis von •Rhodiumkatalysatoren mit Phosphorverbindungen beobachteten Aktivitäten (ca. 200 Zyklen pro Stunde, J. Chem. Soc. (A) 1967, 1574.)
Der Partialdruck des Wasserstoffs während der Hydrierung sollte im Bereich von 0.3-200 bar, bevorzugt zwischen 10-100 bar liegen. Die Reaktionstemperatur kann
in weiten Bereichen variiert werden und liegt zwischen -20°C und 150°C, bevorzugt zwischen 20°C und 60°C.
Enantioselektive Hydroborierung mit Liganden I:
Die enantioselektive Hydroborierung ist ein typisches Beispiel für eine Reaktion unter Ausbildung einer Kohlenstoff-Heteroatom Bindung. Sie hat reges Interesse gefunden, da die entstehenden Borane interessante Zwischenstufen für weitere
Synthesen (z.B. Bildung von chiralen Alkoholen, C-C- Verknüpfung etc.) sind
(Tetrahedron 1997, 53, 4957). Neben der Enantioselektivität der C-B-
Verknüpfung sind für diese Reaktion auch die Chemoselektivität (Nebenreaktion v.a. Reduktion) und die Regioselektivität wichtige Kenngrößen.
Bevorzugte Katalysatoren für die Hydroborierung mit Liganden I werden auf
Basis von Rh gebildet. Das molare Verhältnis Ligand/Metall sollte zwischen 1 : 1 und 4:1, bevorzugt zwischen 1:1 und 2:1 liegen (Beispiel 14,17).
Das molare Verhältnis von Substrat und Katalysator kann in weiten Grenzen variiert werden und liegt bevorzugt zwischen 100:1 und 10 000:1. Die
Reaktionstemperatur kann in weiten Bereichen variiert werden und liegt zwischen
-80°C und 100°C, bevorzugt zwischen 20°C und 80°C.
O 01/09147
1 1
Beispiele
Beispiel 1: Synthese von (Ra,Rc*)-Quinaphos, (Ra,R^-Quinaphos und (Ra,Sc)-
Quinaphos
In einem Schlenkgefäß wurde zu 8-Diphenylphosphinochinolin (1.0 g, 3.2 mmol) in THF (40 mL) bei -78°C eine Lösung von «-BuLi in Pentan (1.6 M, 2 mL) mit einer Spritze zugegeben. Die Lösung wurde auf 0°C erwärmt und 30 min. bei dieser Temperatur gerührt. Die erhaltene dunkelrote Lösung wurde in einen gekühlten Tropftrichter überführt und bei -30°C langsam zu einer Lösung von (R)- l,l '-Binaphthyl-2,2'-dioxy)-chlorophosphin in THF (20 mL) getropft. Die
Reaktionsmischung wurde unter Rühren über Nacht auf Raumtemperatur erwärmt.
Nach Entfernen des Lösungsmittels im Vakuum wurde der Rückstand mit Toluol
(50 mL) extrahiert. Das Extraktionsmittel wurde im Vakuum entfernt und der
Rückstand aus Methylenchlorid/Ethanol bei -20°C umkristallisiert. Es wurden
1.24 g (1.8 mmol, 56% d. Th.), CKaJ?c*)-Quinaphos als 1:1
Diastereomerenmischung in Form eines weißen mikrokristallinen Pulvers erhalten.
Zur Trennung der Diastereomeren wurden 0.24 g (i?a,i?c*)-Quinaphos an ausgeheiztem Kieselgel (Merck, Typ 9385, 230-400 mesh) chromatographiert. Mit
Methylenchlorid/Pentan (1:5) wurde als erste Fraktion (^.Sy-Quinaphos (0.12 g,
100% d. Th.) eluiert. Anschließend wurde mit reinem Methylenchlorid (i?aJ?c)-
Quinaphos (0.05g, 42% d. Th.) eluiert.
Ausgewählte analytische Daten:
(Ra,Sc)-Quinaphos :
Η NMR (C6D6): δ = 7.86 (d, J= 8.7 Hz, 1H, Ar-H), 7.70-7.39 (m, 11H, Ar-H),
7.31 (m, 1H, Ar-H), 7.10-6.84 (m, 11H, Ar-H), 7.78 (m, 1H, Ar-H), 6.39 (d, 3J =
-9.5 Hz, 1H,
9.5 Hz,
3J = 5.6 Hz, 1H, CH=CH), 4.01 (m,
1H, CH), 1.40-0.90 (m, 6H, CH2), 0.61 (t, 3J= 7.2 Hz, 3H, CH3).
3IP-NMR (C6D6): siehe Tabelle 1;
01/09147
12
(i?a,Äc)-Quinaphos:
'H-NMR (C6D6): δ = 7.63-7.57 ( , 6H, Ar-H), 7.51-7.43(m, 2H, Ar-H), 7.28-
7.22 (m, 4H, Ar-H), 7.12-6.94 (m, 12H, Ar-H), 7.79 (m, 1H, Ar-H), 6.18 fd, 3J =
9.6 Hz, 1H, CH=CH), 5.56 (dd, 3J = 9.6 Hz, 3J= 5.7 Hz, 1H, CH=CH), 3.88 (m,
1H, CH), 1.40-0.88 (m, 6H, CH2), 0.73 (t, 3J= 7.2 Hz, 3H, CH3).
31P-NMR (C6D6): siehe Tabelle 1;
Die Diastereomerenmischung (i?aJ?c*)-Quinaphos zeigt die beiden Datensätze der einzelnen Diastereomeren im Verhältnis 1:1.
Beipiel 2-4: Enantioselektive Hydroformylierung von Styrol
In einem mit Sichtfenstem, einem Manometer, Ventilen, und je einem Thermofuhler für Mantel- und Innentemperatur ausgestatten Stahlautoklaven (V=l 1.4 mL) wurde der Komplex [Rh(acac)(CO)2] (0.52 mg, 2 x 10'3 mmol, acac = Acetylacetonat) und Quinaphos (5.5 mg, 8 x 10~3 mmol) vorgelegt. Anschließend wurde Styrol (0.5 mL) zugegeben (molares Verhältnis Substrat/Rhodium = S/Rh). Synthesegas (CO/H2=l:l) wurde mit dem Druck von 100 bar bei Raumtemperatur aufgepreßt und auf 40 °C erhitzt. Nach der Reaktionszeit / wurde der Reaktor auf Raumtemperatur abgekühlt, entspannt und die Reaktionsmischuηg nach konventionellen Methoden aufgearbeitet. Umsatz, Chemoselektivität, Regioselektivität zugunsten des verzweigten Aldehyds und Enantiomerenüberschuß (ee) wurden mittels Gaschromatographie (HP 5890 mit FID, Säule: Ivadex 7, Injektortemp.: 240°C, Säulentemp.: 60-200°C; Detektortemp.: 300°C, Carriergas: H2) bestimmt.
01/09147
13
Beispiel S/Rh Quinaphos L/Rh t Umsatz Chemo- Regio- ee (h) (%) sel.(%) sel.(%) To)
2 2200 (*A*) 4 90 54.8 >99 96.3 35.6 (S)
3 2200 (.R ,SC) 4 74 79.3 >99 96.0 4.8 (S)
4 2200 (RΛ) 4 70 75 >99 96.7 74.0 (S)
Beispiel 5-10: Enantioselektive Hydrierung von Itaconsäuredimethylester
In einem mit Sichtfenstem, einem Manometer, Ventilen und je einem Thermofuhler für Mantel- und Innentemperatur ausgestatteten Stahlautoklaven (V=UA mL) wurde der Komplex [Rh(COD)2][BF4] (2 x 10"3 mmol Rh, COD = 1,5-Cyclooctadien) und soviel Quinaphos in Methylenchlorid (2-6 mL) gelöst, daß das gewünschte Quinaphos-zu-Rhodium-Verhältnis (L/Rh) erhalten wurde. Anschließend wurde die entsprechende Menge Substrat (ca. 0.32-1.90 g) zugegeben (molares Verhältnis Substrat/Rhodium = S/Rh siehe Tabelle). Wasserstoff wurde mit dem Druck pH2 bei Raumtemperatur (RT) aufgepreßt. Nachdem die Lösung bei der angegebenen Reaktionstemperatur T während der Reaktionszeit t kräftig gerührt wurde, wurde entspannt und nach konventionellen Methoden aufgearbeitet. Umsatz und Enantiomerenüberschuß (ee) wurden mittels Gaschromatographie (HP 5890 mit FID, Säule: γ-Cyclodextrin, Injektortemp.: 180°C, Säulentemp.: 60-87°C; Detektortemp.: 250°C, Caπϊergas: H ) bestimmt.
01/09147
14
Beispiel S/Rh Quinaphos L/Rh T pH2 t Umsatz ee
(°C) (bar) (h) (%) ~
5 1000 (R,R) 1.1 RT 30 24 >99 64.2 (R)
6 1000 (R,R) 2.2 RT 30 24 >99 78.8 (R)
7 1000 (R,sr> 1.1 RT 30 24 >99 95.6 (R)
8 1000 (R,S) 2.2 RT 30 24 >99 98.8 (R)
9 1000 (R,S) 2.2 0 10 144 41.5 55.0 (R)
10 1000 (R,S) 2.2 RT 0.8 24 5.5 24.6 (R)
Beispiel 11: Katalysatoraktivität und Lebensdauer.
Der Versuch wurde entsprechend Beispiel 5-10 durchgeführt, wobei jedoch der isolierte Komplex [{(i-,ιS)-Quinaphos)}Rh(COD)][BF4] als Katalysator eingesetzt wurde. Die Reaktion wurde bereits nach 5 min. durch Entspannen abgebrochen, eine Probe entnommen und analysiert (11a). Anschließend wurde erneut Substrat zu der Reaktionslösung gegeben und H2 aufgepreßt. Nach 10 min. wurde wiederum entspannt und analysiert (11b). In beiden Fällen erfolgte vollständige Hydrierung, so daß als Untergrenze der Aktivität eine Katalysatoraktivität (TOF = katalytische Zyklen pro Stunde) von 36 000 h"1 abgeschätzt werden kann.
Beispiel S/Rh T Pn2 t Conv. TOF ee (°C) (bar) (min) (%) (h-1) (%)
11a 1000 27 50 5 >99 >12000 98.2 (R) 11b 6000 27 70 10 >99 >36000 99.4 (R)
01/09147
15
Beispiel 12-13: Hydrierung von N-Acetamidoacrylsäurmethylester.
Die Beispiele 12-13 wurden analog zu den Beispielen 5-10 durchgeführt.
Beispiel Quinaphos S/Rh L/Rh 77°C pHι t/h Conv. ee
(bar) (%) (%)
12 (R,S) 1000 2.2a RT 30 85 8.0 12.4 (S)
13 (R,S) 1000 1.0b RT 30 25 >99 97.8 (S a) in situ Katalysator aus Quinaphos und [Rh(COD)2] [BF4]; b) isolierter Komplex [(Quinaphos)Rh(COD)][BF4] als Katalysator.
Beispiel 14: Enantioselektive Hydroborierung von Styrol
In einem Schlenkgefäß wurde [{(i?,S Qmnaphos}Rh(COD)][BF4] (4 x l0"3 mmol) und soviel Quinpahos vorgelegt, daß das gewünschte Quinaphos-zu- Rhodium- Verhältnis (L/Rh) erhalten wurde. Der Katalysator wurde in 3 mL Lösungsmittel (LM) gelöst und Styrol (0.045 mL) zugegeben (molares Verhältnis Substrat/Rhodium = S/Rh siehe Tabelle). Nach Zugabe von Catecholboran (0.048 mL) wurde die Lösung bei der angegebenen Reaktionstemperatur T während der Reaktionszeit / gerührt und anschließend nach konventionellen Methoden oxidativ aufgearbeitet. Umsatz, Chemo- und Regioselektivität sowie
Enantiomerenüberschuß (ee) des sekundären Alkohols wurden mittels Gaschromatographie (HP 5890 mit FID, Säule: Ivadex 7, Injektortemp.: 220°C, Säulentemp.: 60-160°C; Detektortemp.: 250°C, Carriergas: H2) bestimmt.
Beispiel S/Rh L/Rh LM T t Umsatz Chemo- Regio- ee
(°C) (h) (%) sel (%) sel. (%) (%)
14 100 1 Toluol 25 3 >99 >99 91.8 30.4 (S)
15 100 1 Toluol -20 14 48.5 93.7 76.3 19.0 (S)
16 100 1 Toluol -78 20 4.7 56.4 88.9 15.3 (S)
17 100 2 Toluol 25 3 3.8 93.5 78.4 20.8 (S)
18 100 2 THF 25 3 2.4 92.5 69.1 5.0 (5)