WO2003090926A1 - Method for preparing ruthenium-carrying alumina and method for oxidizing alcohol - Google Patents
Method for preparing ruthenium-carrying alumina and method for oxidizing alcohol Download PDFInfo
- Publication number
- WO2003090926A1 WO2003090926A1 PCT/JP2003/005299 JP0305299W WO03090926A1 WO 2003090926 A1 WO2003090926 A1 WO 2003090926A1 JP 0305299 W JP0305299 W JP 0305299W WO 03090926 A1 WO03090926 A1 WO 03090926A1
- Authority
- WO
- WIPO (PCT)
- Prior art keywords
- group
- alcohol
- ruthenium
- hydrogen atom
- following formula
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Ceased
Links
Classifications
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J23/00—Catalysts comprising metals or metal oxides or hydroxides, not provided for in group B01J21/00
- B01J23/38—Catalysts comprising metals or metal oxides or hydroxides, not provided for in group B01J21/00 of noble metals
- B01J23/40—Catalysts comprising metals or metal oxides or hydroxides, not provided for in group B01J21/00 of noble metals of the platinum group metals
- B01J23/46—Ruthenium, rhodium, osmium or iridium
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D333/00—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom
- C07D333/02—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom not condensed with other rings
- C07D333/04—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom not condensed with other rings not substituted on the ring sulphur atom
- C07D333/06—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom not condensed with other rings not substituted on the ring sulphur atom with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to the ring carbon atoms
- C07D333/22—Radicals substituted by doubly bound hetero atoms, or by two hetero atoms other than halogen singly bound to the same carbon atom
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J23/00—Catalysts comprising metals or metal oxides or hydroxides, not provided for in group B01J21/00
- B01J23/38—Catalysts comprising metals or metal oxides or hydroxides, not provided for in group B01J21/00 of noble metals
- B01J23/40—Catalysts comprising metals or metal oxides or hydroxides, not provided for in group B01J21/00 of noble metals of the platinum group metals
- B01J23/46—Ruthenium, rhodium, osmium or iridium
- B01J23/462—Ruthenium
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J37/00—Processes, in general, for preparing catalysts; Processes, in general, for activation of catalysts
- B01J37/02—Impregnation, coating or precipitation
- B01J37/03—Precipitation; Co-precipitation
- B01J37/031—Precipitation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B61/00—Other general methods
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C205/00—Compounds containing nitro groups bound to a carbon skeleton
- C07C205/44—Compounds containing nitro groups bound to a carbon skeleton the carbon skeleton being further substituted by —CHO groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C45/00—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds
- C07C45/27—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation
- C07C45/32—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation with molecular oxygen
- C07C45/37—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation with molecular oxygen of >C—O—functional groups to >C=O groups
- C07C45/38—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation with molecular oxygen of >C—O—functional groups to >C=O groups being a primary hydroxyl group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C45/00—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds
- C07C45/27—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation
- C07C45/32—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation with molecular oxygen
- C07C45/37—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation with molecular oxygen of >C—O—functional groups to >C=O groups
- C07C45/39—Preparation of compounds having >C = O groups bound only to carbon or hydrogen atoms; Preparation of chelates of such compounds by oxidation with molecular oxygen of >C—O—functional groups to >C=O groups being a secondary hydroxyl group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/16—Preparation of carboxylic acids or their salts, halides or anhydrides by oxidation
- C07C51/21—Preparation of carboxylic acids or their salts, halides or anhydrides by oxidation with molecular oxygen
- C07C51/23—Preparation of carboxylic acids or their salts, halides or anhydrides by oxidation with molecular oxygen of oxygen-containing groups to carboxyl groups
- C07C51/235—Preparation of carboxylic acids or their salts, halides or anhydrides by oxidation with molecular oxygen of oxygen-containing groups to carboxyl groups of —CHO groups or primary alcohol groups
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J21/00—Catalysts comprising the elements, oxides, or hydroxides of magnesium, boron, aluminium, carbon, silicon, titanium, zirconium, or hafnium
- B01J21/02—Boron or aluminium; Oxides or hydroxides thereof
- B01J21/04—Alumina
Definitions
- Ruthenium compounds that can be used for this trivalent ruthenium source include, for example, halides such as ruthenium (III) chloride and ruthenium (III) bromide, ruthenium (III) nitrate, and ruthenium (III) sulfate. Such oxo acid salts and the like can be mentioned, and if necessary, two or more kinds thereof can be used. Of these, halides such as ruthenium (III) chloride are preferred.
- the reaction temperature of the above-mentioned oxidation reaction is usually 20 to 300 ° C., preferably 50 to 200 ° C., and the reaction pressure is usually 0.1 to 0.1 MPa.
- the oxidation reaction may be performed in a continuous manner or in a batch manner.
- Example 4 The same operation as in Example 4 was carried out, except that benzyl alcohol was used as the substrate instead of benzyl alcohol.
- the conversion of p-chlorobenzyl ether was more than 99%, and the selectivity of p-chlorobenzylbenzene was more than 99%.
- Example 4 The same operation as in Example 4 was performed except that 1-phenylethanol was used as a substrate instead of benzyl alcohol. The conversion of 1-phenylethanol was over 99% and the selectivity of acetofenone was over 99%.
- Example 4 Except for 5 hours, the same operation as in Example 4 was performed. The conversion of cinnamyl alcohol was over 99% and the selectivity for cinnamaldehyde was 98%.
- Example 4 The same operation as in Example 4 was performed, except that 2-pentanol was used as a substrate instead of benzyl alcohol, and the reaction time was set to 5 hours.
- the conversion ratio of 2-pentanol was 90%, and the selectivity of 2-pentanone was 99% or more.
- Example 17 The same operation as in Example 17 was performed, except that 1-otatanol was used as a substrate instead of hexanol, and the reaction time was 4 hours.
- the conversion of 1-otatanol was 80%, the selectivity of 1-otatanal was 85%, and the selectivity of 1-octanoic acid was 10%.
- Example 2 0.1 lg of alumina supported on ruthenium prepared in Example 2 was added to and suspended in 5 ml of toluene trifluene, and stirred at room temperature for 5 minutes. To this, 0.071 g of ethylene glycol was added, and the mixture was stirred at 83 ° C. for 5 hours and 10 minutes under an air flow to carry out a reaction. As a result of analyzing the reaction mixture, the conversion of ethylene glycol was 72%, and the selectivity of glycoxal was 91%.
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Materials Engineering (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Catalysts (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Heterocyclic Compounds Containing Sulfur Atoms (AREA)
Description

Claims


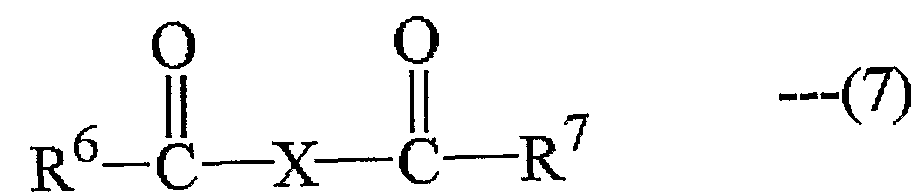
Priority Applications (7)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US10/481,755 US7169954B2 (en) | 2002-04-26 | 2003-04-25 | Method for preparing ruthenium-carrying alumina and method for oxidizing alcohol |
| EP03717729A EP1500432B1 (en) | 2002-04-26 | 2003-04-25 | Method for oxidizing alcohol on a ruthenium-carrying alumina catalyst |
| AU2003227370A AU2003227370A1 (en) | 2002-04-26 | 2003-04-25 | Method for preparing ruthenium-carrying alumina and method for oxidizing alcohol |
| CA002452176A CA2452176A1 (en) | 2002-04-26 | 2003-04-25 | Process for preparing ruthenium-carrying alumina and process for oxidizing alcohol |
| DE60327313T DE60327313D1 (de) | 2002-04-26 | 2003-04-25 | Verfahren zur alkoholoxidation auf einem ruthenium-trägerkatalysator auf der basis von aluminiumoxid |
| KR1020037016904A KR100976748B1 (ko) | 2002-04-26 | 2003-04-25 | 루테늄 담지 알루미나의 제조 방법 및 알코올의 산화 방법 |
| US11/299,813 US20060094899A1 (en) | 2002-04-26 | 2005-12-13 | Process for preparing ruthenium-carrying alumina and process for oxidizing alcohol |
Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2002-126189 | 2002-04-26 | ||
| JP2002126189 | 2002-04-26 | ||
| JP2002-345108 | 2002-11-28 | ||
| JP2002345108A JP4250954B2 (ja) | 2002-04-26 | 2002-11-28 | ルテニウム担持アルミナの製造方法およびアルコールの酸化方法 |
Related Child Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| US10/481,755 Continuation US7169954B2 (en) | 2002-04-26 | 2003-04-25 | Method for preparing ruthenium-carrying alumina and method for oxidizing alcohol |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| WO2003090926A1 true WO2003090926A1 (en) | 2003-11-06 |
Family
ID=29272366
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| PCT/JP2003/005299 Ceased WO2003090926A1 (en) | 2002-04-26 | 2003-04-25 | Method for preparing ruthenium-carrying alumina and method for oxidizing alcohol |
Country Status (9)
| Country | Link |
|---|---|
| US (2) | US7169954B2 (ja) |
| EP (2) | EP1500432B1 (ja) |
| JP (1) | JP4250954B2 (ja) |
| KR (1) | KR100976748B1 (ja) |
| CN (1) | CN100548473C (ja) |
| AU (1) | AU2003227370A1 (ja) |
| CA (1) | CA2452176A1 (ja) |
| DE (1) | DE60327313D1 (ja) |
| WO (1) | WO2003090926A1 (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2026074904A1 (ja) * | 2024-10-02 | 2026-04-09 | 花王株式会社 | 脂肪族アルデヒドの製造方法 |
Families Citing this family (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN101293799B (zh) * | 2008-05-20 | 2011-06-22 | 大连理工大学 | 一种催化氧化醇类化合物制备醛类或酮类化合物的方法 |
| US8426660B2 (en) * | 2008-08-21 | 2013-04-23 | Sud-Chemie Inc. | Process for purification of ethylene-containing feedstreams |
| JP2010202555A (ja) * | 2009-03-02 | 2010-09-16 | Nagoya Industrial Science Research Inst | カルボニル化合物の製造方法 |
| JP2012184213A (ja) * | 2010-04-06 | 2012-09-27 | Sumitomo Chemical Co Ltd | 含硫アミノ酸の製造方法 |
| JP2012067074A (ja) * | 2010-08-27 | 2012-04-05 | Sumitomo Chemical Co Ltd | 含硫黄2−ケトカルボン酸化合物の製造方法 |
| US9458354B2 (en) | 2010-10-06 | 2016-10-04 | Resinate Technologies, Inc. | Polyurethane dispersions and methods of making and using same |
| US8912366B2 (en) | 2010-11-22 | 2014-12-16 | Mitsubishi Gas Chemical Company, Inc. | Process for preparing adamantane polyol |
| JP2014520008A (ja) | 2011-06-10 | 2014-08-21 | フェリス、クリストファー、エム. | 透明アクリルコーティング |
| JP2014108393A (ja) * | 2012-12-03 | 2014-06-12 | Kao Corp | ペーパー触媒構造体とその製造方法 |
| DE102013203420A1 (de) * | 2013-02-28 | 2014-08-28 | Evonik Industries Ag | Hydrogenolyse von Furfurylalkohol zu 1,2-Pentandiol |
| FR3029518B1 (fr) * | 2014-12-05 | 2016-12-02 | Adisseo France Sas | Oxydation catalytique du but-3-ene-1,2-diol |
| WO2016172108A1 (en) * | 2015-04-20 | 2016-10-27 | Honeywell International Inc. | Coating composition including alkyl oximes |
| CN111278798B (zh) * | 2017-08-26 | 2023-02-28 | 西姆莱斯股份公司 | 制备萜烯醛和萜烯酮的方法 |
| CN107952432B (zh) * | 2017-11-29 | 2021-03-05 | 西安元创化工科技股份有限公司 | 一种氯化氢氧化催化剂的制备方法 |
| KR102262496B1 (ko) * | 2018-12-21 | 2021-06-07 | 한화솔루션 주식회사 | 염소 제조용 산화루테늄 담지 촉매의 제조방법 및 이에 의해 제조된 촉매 |
| CN113332998B (zh) * | 2021-05-28 | 2023-05-26 | 北京化工大学 | 一种负载在水镁铁石上的高分散钌纳米颗粒催化剂及其催化乙醇液相氧化制乙酸的应用 |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS5494491A (en) * | 1978-01-10 | 1979-07-26 | Kawaken Fine Chem Co Ltd | Ruthenium catalyst |
| JPS62265244A (ja) * | 1986-05-13 | 1987-11-18 | Showa Denko Kk | 1,4−シクロヘキサンジオンの製造方法 |
| JPH01130734A (ja) * | 1987-11-17 | 1989-05-23 | Mitsubishi Kasei Corp | ルテニウム含有触媒の製造法 |
| JP2001048824A (ja) * | 1999-08-06 | 2001-02-20 | Daicel Chem Ind Ltd | アルデヒドの製造方法 |
Family Cites Families (22)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3673257A (en) | 1970-02-02 | 1972-06-27 | Tenneco Chem | Process for the production of aromatic hydroxyaldehydes |
| US4026905A (en) * | 1972-12-26 | 1977-05-31 | Monsanto Company | Electrically conducting organic salts |
| US4218401A (en) | 1974-01-11 | 1980-08-19 | The Dow Chemical Company | Oxydehydrogenation of alcohols |
| FR2305420A1 (fr) | 1975-03-28 | 1976-10-22 | Rhone Poulenc Ind | Procede de preparation d'hydroxybenzaldehydes |
| JPS57108035A (en) | 1980-12-26 | 1982-07-05 | Sagami Chem Res Center | Preparation of unsaturated carbonyl compound |
| SU978909A1 (ru) | 1981-05-20 | 1982-12-07 | Институт общей и неорганической химии АН БССР | Катализатор дл дегидрировани циклогексанола в циклогексанон |
| JPS6430734A (en) | 1987-07-28 | 1989-02-01 | Teijin Ltd | Manufacture of fiber reinforced molded product |
| US4996007A (en) | 1990-01-19 | 1991-02-26 | Shell Oil Company | Process for the oxidation of alcohols to aldehydes/acids/esters |
| DE4228487A1 (de) | 1991-08-30 | 1993-03-04 | Kao Corp | Verfahren zur herstellung einer eine carbonyl- und/oder carboxylgruppe aufweisenden verbindung |
| JP3345943B2 (ja) | 1993-03-12 | 2002-11-18 | 住友化学工業株式会社 | ケトンの製造方法 |
| JPH1024235A (ja) | 1996-07-10 | 1998-01-27 | Cosmo Sogo Kenkyusho:Kk | 高カロリーガス製造用触媒およびその製造方法 |
| DE19748299A1 (de) * | 1996-10-31 | 1998-05-07 | Sumitomo Chemical Co | Verfahren zur Herstellung von Chlor |
| JPH10137587A (ja) | 1996-11-11 | 1998-05-26 | Cosmo Sogo Kenkyusho:Kk | 担持貴金属触媒の製造方法 |
| JP4143773B2 (ja) | 1997-03-14 | 2008-09-03 | 富田製薬株式会社 | 固定化金属触媒を用いるカルボニル系化合物の製造法 |
| DE19743621C1 (de) | 1997-10-02 | 1999-03-25 | Rwe Dea Ag | Verfahren zur Herstellung von Aldehyden und Carbonsäuren durch Oxidation primärer Alkohole |
| JP4101346B2 (ja) * | 1998-02-18 | 2008-06-18 | ダイセル化学工業株式会社 | 酸化触媒系及びそれを用いた酸化方法 |
| JP2000070723A (ja) | 1998-08-26 | 2000-03-07 | New Japan Chem Co Ltd | Ru−Al−Mg系合成ハイドロタルサイト、酸化触媒及びそれを用いたカルボニル化合物の製造法 |
| JP2000086245A (ja) | 1998-09-11 | 2000-03-28 | New Japan Chem Co Ltd | 合成ハイドロタルサイト、酸化触媒及びアルデヒド、ケトン又はカルボン酸の製造方法 |
| EP1078908A1 (en) | 1999-08-23 | 2001-02-28 | Daicel Chemical Industries, Ltd. | Process for producing dialdehyde |
| JP2001302581A (ja) | 2000-04-19 | 2001-10-31 | Daicel Chem Ind Ltd | ジアルデヒドの製造方法 |
| JP2001064222A (ja) | 1999-08-23 | 2001-03-13 | Daicel Chem Ind Ltd | ジアルデヒドの製造法 |
| JP3854442B2 (ja) | 2000-03-08 | 2006-12-06 | 三洋化成工業株式会社 | 高選択的酸化反応用触媒 |
-
2002
- 2002-11-28 JP JP2002345108A patent/JP4250954B2/ja not_active Expired - Fee Related
-
2003
- 2003-04-25 CN CNB038005387A patent/CN100548473C/zh not_active Expired - Fee Related
- 2003-04-25 DE DE60327313T patent/DE60327313D1/de not_active Expired - Lifetime
- 2003-04-25 EP EP03717729A patent/EP1500432B1/en not_active Expired - Lifetime
- 2003-04-25 AU AU2003227370A patent/AU2003227370A1/en not_active Abandoned
- 2003-04-25 CA CA002452176A patent/CA2452176A1/en not_active Abandoned
- 2003-04-25 EP EP08017943A patent/EP2055378A1/en not_active Withdrawn
- 2003-04-25 KR KR1020037016904A patent/KR100976748B1/ko not_active Expired - Fee Related
- 2003-04-25 US US10/481,755 patent/US7169954B2/en not_active Expired - Fee Related
- 2003-04-25 WO PCT/JP2003/005299 patent/WO2003090926A1/ja not_active Ceased
-
2005
- 2005-12-13 US US11/299,813 patent/US20060094899A1/en not_active Abandoned
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS5494491A (en) * | 1978-01-10 | 1979-07-26 | Kawaken Fine Chem Co Ltd | Ruthenium catalyst |
| JPS62265244A (ja) * | 1986-05-13 | 1987-11-18 | Showa Denko Kk | 1,4−シクロヘキサンジオンの製造方法 |
| JPH01130734A (ja) * | 1987-11-17 | 1989-05-23 | Mitsubishi Kasei Corp | ルテニウム含有触媒の製造法 |
| JP2001048824A (ja) * | 1999-08-06 | 2001-02-20 | Daicel Chem Ind Ltd | アルデヒドの製造方法 |
Non-Patent Citations (3)
| Title |
|---|
| KAZUYA YAMAGUCHI ET AL.: "Ru/Al2O3 shokubai o mochiita bunshi-jo sanso o sankazai to suru alcohol-rui no sentaku sanka hanno", SHOKUBAI, vol. 45, no. 2, 10 March 2003 (2003-03-10), pages 157 - 159, XP002971061 * |
| MASAKI HASHIMOTO ET AL.: "Rutheniumalumina ni yoru bunshi-jo sanso o sankazai to suru benzyl alcohol no sanka hanno", SHOKUBAI TORONKAI, TORONKAI A YOKOSHU, vol. 90, 10 September 2002 (2002-09-10), pages 165, XP002971060 * |
| See also references of EP1500432A4 * |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2026074904A1 (ja) * | 2024-10-02 | 2026-04-09 | 花王株式会社 | 脂肪族アルデヒドの製造方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| CA2452176A1 (en) | 2003-11-06 |
| KR100976748B1 (ko) | 2010-08-18 |
| EP2055378A1 (en) | 2009-05-06 |
| AU2003227370A1 (en) | 2003-11-10 |
| CN100548473C (zh) | 2009-10-14 |
| US20040204597A1 (en) | 2004-10-14 |
| EP1500432A4 (en) | 2006-02-08 |
| US7169954B2 (en) | 2007-01-30 |
| CN1522176A (zh) | 2004-08-18 |
| KR20040100854A (ko) | 2004-12-02 |
| JP4250954B2 (ja) | 2009-04-08 |
| US20060094899A1 (en) | 2006-05-04 |
| DE60327313D1 (de) | 2009-06-04 |
| EP1500432A1 (en) | 2005-01-26 |
| JP2004000894A (ja) | 2004-01-08 |
| EP1500432B1 (en) | 2009-04-22 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP4250954B2 (ja) | ルテニウム担持アルミナの製造方法およびアルコールの酸化方法 | |
| WO2022253354A1 (zh) | 一种氧化醇制备羰基化合物的方法 | |
| CN105601490B (zh) | 高效催化氧化α‑异佛尔酮制备氧代异佛尔酮 | |
| Ajjou | First example of water-soluble transition-metal catalysts for Oppenauer-type oxidation of secondary alcohols | |
| WO2010032770A1 (ja) | アルコールの水素移動反応に用いる触媒、その製造方法、及びカルボニル基含有化合物の製造方法 | |
| JP2016517846A (ja) | アセトフェノンの合成方法 | |
| CN111269098B (zh) | 一种多金属氧簇催化脱水偶联反应合成多芳基取代醛类化合物的方法 | |
| CN100513376C (zh) | 己二酸的制备方法 | |
| JP4126387B2 (ja) | アルコールの酸化方法 | |
| JP3345943B2 (ja) | ケトンの製造方法 | |
| US4319054A (en) | Process for producing pyrogallol | |
| JPS6160820B2 (ja) | ||
| JP2008534577A (ja) | 水中におけるp−キシレンの液相酸化によるp−トルイル酸の製造方法 | |
| JPH07196573A (ja) | アセトフェノンの製造法 | |
| JPH03190837A (ja) | 第3級ブチルベンズアルデヒド異性体混合物の製造方法 | |
| JP2003267909A (ja) | ジキノン誘導体の製造方法 | |
| CN107983334A (zh) | 一种石墨烯负载锡钨双金属催化剂及其制备方法和应用 | |
| JPH0529378B2 (ja) | ||
| JPWO2005118518A1 (ja) | α,β−不飽和カルボン酸の製造方法 | |
| JPS6019736A (ja) | p−t−ブチルベンズアルデヒドとp−t−ブチル安息香酸の同時製造法 | |
| JPS58144345A (ja) | シクロペンタノンの製造方法 | |
| JPH11255684A (ja) | 1,6−ヘキサンジオールの製造方法 | |
| WO2014175670A1 (ko) | 아세토페논의 합성 방법 | |
| JP2009079024A (ja) | 2−ナフトール誘導体の製造方法 | |
| JPS6317821B2 (ja) |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| AK | Designated states |
Kind code of ref document: A1 Designated state(s): AE AG AL AM AT AU AZ BA BB BG BR BY BZ CA CH CN CO CR CU CZ DE DK DM DZ EC EE ES FI GB GD GE GH GM HR HU ID IL IN IS KE KG KR KZ LC LK LR LS LT LU LV MA MD MG MK MN MW MX MZ NI NO NZ OM PH PL PT RO RU SC SD SE SG SK SL TJ TM TN TR TT TZ UA UG US UZ VC VN YU ZA ZM ZW |
|
| AL | Designated countries for regional patents |
Kind code of ref document: A1 Designated state(s): GH GM KE LS MW MZ SD SL SZ TZ UG ZM ZW AM AZ BY KG KZ MD RU TJ TM AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HU IE IT LU MC NL PT RO SE SI SK TR BF BJ CF CG CI CM GA GN GQ GW ML MR NE SN TD TG |
|
| WWE | Wipo information: entry into national phase |
Ref document number: 10481755 Country of ref document: US Ref document number: 2452176 Country of ref document: CA |
|
| WWE | Wipo information: entry into national phase |
Ref document number: 1020037016904 Country of ref document: KR |
|
| WWE | Wipo information: entry into national phase |
Ref document number: 038005387 Country of ref document: CN |
|
| 121 | Ep: the epo has been informed by wipo that ep was designated in this application | ||
| WWE | Wipo information: entry into national phase |
Ref document number: 2003717729 Country of ref document: EP |
|
| WWP | Wipo information: published in national office |
Ref document number: 2003717729 Country of ref document: EP |