WO2005000823A1 - Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cyclene, et de cyclenes fonctionnalises - Google Patents

Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cyclene, et de cyclenes fonctionnalises Download PDF

Info

Publication number
WO2005000823A1
WO2005000823A1 PCT/FR2004/050213 FR2004050213W WO2005000823A1 WO 2005000823 A1 WO2005000823 A1 WO 2005000823A1 FR 2004050213 W FR2004050213 W FR 2004050213W WO 2005000823 A1 WO2005000823 A1 WO 2005000823A1
Authority
WO
WIPO (PCT)
Prior art keywords
formula
compound
radical
cyclene
butyl
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/FR2004/050213
Other languages
English (en)
Inventor
Frédéric BOSCHETTI
Fanny Chaux
Franck Denat
Roger Guilard
Henry Ledon
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Centre National de la Recherche Scientifique
Air Liquide SA
LAir Liquide SA pour lEtude et lExploitation des Procedes Georges Claude
Original Assignee
Centre National de la Recherche Scientifique
Air Liquide SA
LAir Liquide SA a Directoire et Conseil de Surveillance pour lEtude et lExploitation des Procedes Georges Claude
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Centre National de la Recherche Scientifique, Air Liquide SA, LAir Liquide SA a Directoire et Conseil de Surveillance pour lEtude et lExploitation des Procedes Georges Claude filed Critical Centre National de la Recherche Scientifique
Priority to JP2006516343A priority Critical patent/JP2006527241A/ja
Priority to AT04785719T priority patent/ATE524449T1/de
Priority to EP04785719A priority patent/EP1644344B1/fr
Priority to US10/560,162 priority patent/US7659393B2/en
Priority to CA002529332A priority patent/CA2529332A1/fr
Publication of WO2005000823A1 publication Critical patent/WO2005000823A1/fr
Anticipated expiration legal-status Critical
Ceased legal-status Critical Current

Links

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
    • C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
    • C07D487/08—Bridged systems
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D257/00—Heterocyclic compounds containing rings having four nitrogen atoms as the only ring hetero atoms
    • C07D257/02—Heterocyclic compounds containing rings having four nitrogen atoms as the only ring hetero atoms not condensed with other rings

Definitions

  • the subject of the invention is a new synthesis of poly-nitrogen cycles as well as some of these cycles.
  • cyclic polyamines cyclene or 1,4,7,10-tetraazacyclododecane
  • cyclene or 1,4,7,10-tetraazacyclododecane is one of the most studied compounds because it is the starting product of the synthesis of many complexes used in luminescent probes, as vectors of radioelements. in radioimmunotherapy or as contrast agents in medical imaging.
  • gadolinium (III) complexes are very widely used, the ligand of which is a cyclene poly functionalized with carboxylate arms.
  • Dotarem TM marketed by Guerbet
  • ProHance TM marketed by Bracco
  • Gadovist TM marketed by Schering.
  • Dotarem TM which is a complex of gadolinium (III) or Gd (III) and 1,4,7,10-tetraazacyclododecane-1,4,7,10-tetracetic acid, or DOTA, is prepared in a single step starting from cyclene, on the other hand, the other complexes having different functional groups are prepared by more delicate synthetic methods which require the development of processes for selective functionalization of the macrocycle.
  • references 2 and 9 1. glyoxal, EtOH (12 h at room temperature); 2. BrCH 2 CH 2 Br, DMF (20 h at room temperature); Overall returns: 70% (reference 2) and 28% (reference 9);
  • references 4 and 12 1. glyoxal, Ca (OH) 2 , water (2 h at 5 ° C); 2. C1CH 2 CH 2 C1 or BrCH 2 CH 2 Br or C1CH 2 CH 2 C1 + NaBr, Na 2 CO 3 , DMAC (48 h at 50 ° C); (+ H 3 PO 4 / water in reference 12); Overall returns: 33% (reference 4), 62% (reference 6) and 58% (reference 12); According to reference 17: 1. glyoxal, Ca (OH) 2 , water; 2.
  • the subject of the invention is a process for the preparation of the cyclene of formula (I):
  • Step A 2 equivalents of glyoxal, 2 equivalents of benzotriazole, water / MeOH (4 h at room temperature), then NaBH 4 (2 h at room temperature); Yield: 68%.
  • Step B 10 equivalents NH 2 OH, EtOH (16 h at reflux) or Br 2 or KMnO 4 or NaOCl then H 2 O / NaOH (150 ° C to 180 ° C in autoclave) or Br 2 or KMnO 4 or NaOCl then H 2 SO 50% (24 h at 112 ° C) or 3 Br 2 equivalents then H 2 O / NaOH (36 h at reflux) or Diethylenetriamine, water / HC1 (24 h at reflux) then successive treatments with HC1.
  • Step C Pyruvaldehyde, water (2 h at 2 ° C) then glyoxal, 2 equivalents of benzotriazole, water / MeOH (2 h at room temperature), then NaBH (2 h at room temperature) or Pyruvaldehyde, water (2 h at 2 ° C) then glyoxal, 2 equivalents of benzotriazole, water / EtOH (2 h at room temperature), then NaBH 4 (0 ° C then 2 h at room temperature) or Pyruvaldehyde, EtOH (2 h at 0 ° C) then glyoxal, 2 equivalents of benzotriazole, water / EtOH (2 h at room temperature), then NaBH 4 (0 ° C then 2 h at room temperature) or Pyruvaldehyde, water (2 h at 2 ° C) then BrCH 2 CH 2 Br , K 2 CO 3 , MeCN (48 h at 60 ° C).
  • Step E 0.5 equivalent of glyoxal, water (1 h at 2 ° C) then 1 equivalent of glyoxal, 4 equivalents of benzotriazole, water / MeOH (2 h at room temperature) then NaBH 4 (2 h at room temperature) .
  • the series of steps (II) consists of a step (Ci) of preparation of the compound of formula (III):
  • the series of stage (II) is carried out in a single jar.
  • the subject of the latter is the compound of formula (Ilb) as defined previously.
  • the subject of the present invention is a process for the preparation of functionalized N-mono cyclene derivatives of formula (Va):
  • the subject of the present invention is a process for the preparation of compounds of formula (VI):
  • the invention relates to the compounds of formulas (IVa), (IVa), (IVb), (VI) and (VII).
  • the following examples illustrate the invention without, however, limiting it.
  • Example 1 Synthesis of decahydro-2a, 4a, a ,, 8a-tetraaza-cyclopentalYg1acenaphthylene [compound of formula (IIa); series of steps (D, step (A) l (IIa) To a solution of 10.00 g (68.4 mmol) of triethylenetetraamine and 16.30 g (136.7 mmol) of benzotriazole (BtH) in 200 ml of distilled water cooled to 2 ° C is added by a slow drip a solution of 19.86 g (136.7 mmol) of glyoxal (40% in water) in 80 ml of methanol.
  • BtH benzotriazole
  • step (Ci) To a solution of 1.00 g (6.8 mmol) of triethylenetetraamine in 40 ml of distilled water cooled to 2 ° C is added by a slow drop -drops a solution of 1.23 g (6.8 mmol) of pyruvaldehyde (40% in water) in 10 ml of water. At the end of the addition, the reaction mixture is kept at 2 ° C for 2 h. The water is then evaporated under reduced pressure and the compound (III) is obtained in the form of an orange oil used without purification for the synthesis of the compound (Ilb) (1.25 g).
  • Example 5 Synthesis of 8b-methyl decahydro-2a, 4a, 6a, 8a-tetraazacvclopenta [jt.gl acenaphthylene (compound of formula dlb); series of steps (II); step (C) 1
  • a solution of 60.66 g (342 mmol) of triethylenetetraamine hydrate (containing 17% water) in 300 ml of distilled water cooled to 2 ° C is added by a slow drip -drops a solution of 61.56 g of 40% pyruvaldehyde in water (342 mmol) in 100 ml of water.
  • the reaction mixture is brought to room temperature and 81.40 g (684 mmol) of benzotriazole are added all at once. 300 ml of ethanol are then added to the reaction medium, then a solution of 49.59 g of glyoxal (40% in water) (342 mmol) in 100 ml of ethanol is added by a slow drip . After 2 hours of stirring at room temperature, the solution is cooled to 0 ° C and 25.87 g (684 mmol) of NaBH are added in small amounts. After returning to ambient temperature, the reaction medium is stirred for 2 h, the ethanol is evaporated and 70 g of KOH pellets are added to the residue.
  • Example 10 Synthesis of a mixture of isomers (IVa) + dVa ') [compounds in To a solution of 1.06 g (5.10 mmol) of compound (Ilb) and 0.61 g (4.07 mmol) of sodium iodide in 6 ml of acetonitrile is added 0.62 g (4, 07 mmol) of 4-vinylbenzyl chloride. After 24 hours of stirring at room temperature, the solid formed is filtered, washed with ether and then dried.
  • step (A) The method of synthesis of decahydro-2a, 4a, 6a, 8a-tetraaza-cyclopenta [/ g] acenaphthylene (Ha) from triethylenetetraamine [step (A)], is an advantageous alternative to the already known methods of preparation of this precursor of cyclene. Indeed, it is a process in a pot (called “one-pot” in English) not requiring the isolation of the bisaminal derivative not cyclized intermediate, unlike all the processes already described. The use of toxic dihalogenated derivatives (bibromo- or dichloroethane) is avoided. A recent process also makes it possible to avoid the use of such derivatives, but requires three stages including a delicate reaction for reducing a diamide intermediate.
  • reaction conditions ambient temperature, concentrated water / methanol medium, very short reaction times, are suitable for a process for the industrial synthesis of decahydro-2a, 4a, 6a, 8a-tetraazacyclopenta [ ⁇ ] acenaphthylene (lia).
  • the process for synthesizing cyclene via the intermediate (Ilb) described in this invention [series of steps (II)], has the same advantages as those mentioned above for the synthesis of the compound (11a). Added to this is a greater ease of carrying out step (D) than of step (B).
  • the bisaminal type derivatives are obtained by the action of formaldehyde or glyoxal on the macrocycle already formed.
  • 8b-methyldecahydro-2a, 4a, 6a, 8a-tetraazacyclopenta [/ g] acenaphthylene (Ilb) can be selectively mono- or diquaternized to lead after basic hydrolysis to N-mono- or 1,7- cyclenes difunctionalized.
  • the deprotection conditions of the compounds of formulas (TNa), (IVa ') and (IVb) are milder than those necessary for hydrolyzing the non-methylated analogs obtained by using glyoxal.
  • the tri- ⁇ -functionalized cyclenes can be easily obtained by functionalization of the mono- ⁇ -benzylated cyclene followed by a hydrogenolysis reaction.
  • the bifunctional chelating agents, macrocycles with very high added value, some representatives of which are used as contrast agents in MRI, can be prepared either from mono or tri ⁇ -functionalized cyclenes. This process therefore represents a direct access route to precursors of bifunctional chelating agents directly from the Unéine amine, the same bisaminal group playing both the role of "template” promoting the cyclization reaction and that of group. protector allowing selective functionalization.
  • This new method therefore makes it possible to prepare, in a limited number of steps, macrocycles with very high added value used in the medical field, in particular as contrast agents for medical imaging.

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Nitrogen Condensed Heterocyclic Rings (AREA)
  • Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
  • Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)

Abstract

Procede de preparation du cyclene de formule (I) à partir de triéthylènetétraamine de formule (VIII) ou d'éthylenediamine de formule (VIII'), caracterisé en ce qu'il est constitué de l'une ou l'autre des séries d'étapes successives suivantes La série d'etapes (I) constituéee d'une étape A de preparation en un seul pot du compose de formule (IIa) à partir du composé de formule (VIII) telle que définie précé­demment, suivie dune étape (B) de transformation du composé de formule (IIa), en cy­clène de formule (I) ; La série d'étapes II constituée d'une étape (C) de préparation du composé de formule (IIb) à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (D) de transformation du composé de formule (IIb), en cyclène de formule (I) ; ou la série d'étapes (III) constituée dune étape (E) de préparation en un seul pot du composé de formule (IIa) telle que définie précédemment, à partir du composé de for­mule (VIII) telle que defmie précédemment, suivie d'une étape (B) de transformation du composeé de formule (IIa), en cyclène de formule (I).

Description

PROCEDE DE PREPARATION DU CIS-8B-METHYLDECAHYDRO-2N4N6N8A- TETRAAZACYCLOPENTA[FG]ACENAPHTHYLENE, DU CIS-DECAHYDRO- 2A,4A,6N8A-TETRAAZACYCLOPENTA[FG]ACENAPHTHYLENE, DU CYCLENE, ET DE CYCLENES FONCTIONNALISES
L'invention à pour objet une nouvelle synthèse de cycles poly-azotés ainsi que certains de ces cycles. Parmi les polyamines cycliques, le cyclène ou 1,4,7, 10-tétraazacyclododécane, est l'un des composés les plus étudiés car il est le produit de départ de la synthèse de nombreux complexes utilisés dans les sondes luminescentes, comme vecteurs de radioéléments en radio-immunothérapie ou encore comme agents de contraste dans l'imagerie médicale. Dans cette dernière application, on utilise très largement des complexes de gadolinium (III) dont le ligand est un cyclène poly fonctionnalisé par des bras carboxy- lates. Les produits les plus connus en Europe sont le Dotarem™ commercialisé par la société Guerbet, le ProHance™ commercialisé par la société Bracco, et le Gadovist™ commercialisé par la société Schering.
Figure imgf000003_0001
DOTAGd HPD03AGd D03ABGd Dotarem (Guerbet) ProHance (Bracco) Gadobutrol (Schering)
L'intérêt économique de ces systèmes a logiquement suscité de nombreux tra- vaux de recherche en amont, pour développer de nouvelles voies de synthèse de ces li- gands, qui ont donné lieu à de nombreuses publications scientifiques et demandes de brevets, référencées 1 à 39 à la fin de cet exposé. Si le Dotarem™, qui est un complexe du gadolinium (III) ou Gd(III) et de l'acide l,4,7,10-tétraazacyclododécane-l,4,7,10-tétracétique, ou DOTA, est préparé en une seule étape à partir du cyclène, en revanche, les autres complexes ayant des groupes fonctionnels différents sont préparés par des méthodes de synthèse plus délicates qui nécessitent la mise au point de procédés de fonctionnalisation sélective du macrocycle. Or les méthodes utilisées jusqu'à présent, ne sont pas satisfaisantes en ce que, soit elles impliquent l'utilisation en large excès de macrocycles afin de minimiser les produits polysubstitues indésirables, soit elles incluent des séquences successives de protection puis de dé-protection des sites réactifs. Les méthodes de préparation du cyclène les plus performantes sont des variantes effectuées selon le schéma suivant :
Figure imgf000004_0001
Etape : Selon la référence 1 : 1. (MeO)2CHNMe2 (30 mn au reflux) ; 2. BrCH2CH2Br, Na2CO3, MeCN (3h au reflux) ; 3. H2O2, eau ; 4. NaBH4 (excès) dans EtOH ; Rendement global : 52% ;
Selon les références 2 et 9 : 1. glyoxal, EtOH (12 h à température ambiante) ; 2. BrCH2CH2Br, DMF (20 h à Température ambiante) ; Rendements globaux : 70% (référence 2) et 28% (référence 9) ;
Selon les références 4, 6 et 12 : 1. glyoxal, Ca(OH)2, eau (2 h à 5°C) ; 2. C1CH2CH2C1 ou BrCH2CH2Br ou C1CH2CH2C1 + NaBr, Na2CO3, DMAC (48 h à 50°C) ; (+H3PO4/eau dans référence 12) ; Rendement globaux : 33% (référence 4), 62% (référence 6) et 58% (référence 12) ; Selon la référence 17 : 1. glyoxal, Ca(OH)2, eau ; 2. (CO2Et)2, EtOH, présence ou non de 2-hydroxypyridine ou méthanoate de sodium ou bien chloroacétate d'éthyle en présence de Na2CO3 et Nal dans EtOH ; 3. réducteur : Red- Al ou vitride, toluène (112°C) ; divers modes opératoires pour les étapes 2 et 3 ; Rendement global : 50% maximum ; Etape β : Selon la référence 2 : 10 eq. NH2OH, EtOH (16 h au reflux) ; Rendement : 80% ; Selon la référence 4 : Br2 ou KMnO4 ou NaOCl puis H2O/NaOH (150°C à 180°C en autoclave) ; Rendement : 38 à 68% ; ou bien H2SO 50% (24 h à 112°C) ; Rendement : 22% ; Selon la référence 13 : 3 eq. Br2 puis H2O/NaOH (36 h au reflux) ; Rendement = 65% ; Selon la référence 12 : diéthylènetriamine, eau/HCl (24 h au reflux) puis traitements successifs par HC1 ; Rendement : 36% ; Etape ε :
Selon la référence 13 : 1. 0,17 eq. glyoxal, EtOH (30 mn au reflux) ; 2. 6 eq. C1CH2CH2C1, Na2CO3, DMAC (24 h à 70°C) ; Rendement global : 60%.
Selon un premier aspect, l'invention a pour objet un procédé de préparation du cyclène de formule (I) :
Figure imgf000005_0001
à partir de triethylenetetraamine de formule (NUI) :
Figure imgf000005_0002
ou d'éthylènediamine de formule (VIII') :
Figure imgf000005_0003
caractérisé en ce qu'il est constitué de l'une ou l'autre des séries d'étapes succes- sives suivantes : La série d'étapes (I), constituée d'une étape (A) de préparation en un seul pot (dite "one pot" en langue anglaise) du composé de formule (lia) :
Figure imgf000006_0001
à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (B) de transformation du composé de formule (lia), en cyclène de formule (I) ; La série d'étapes (II). constituée d'une étape (C) de préparation du composé de formule (Ilb) :
Figure imgf000006_0002
à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (D) de transformation du composé de formule (Ilb), en cyclène de formule (I) ; ou La série d'étapes (III), constituée d'une étape (E) de préparation en un seul pot (dite "one pot" en langue anglaise) du composé de formule (lia) telle que définie précédemment, à partir du composé de formule (VÏÏI') telle que définie précédemment, suivie d'une étape (B) de transformation du composé de formule (lia), en cyclène de formule (I). Les conditions expérimentales adaptées à la préparation du cyclène à partir de la triethylenetetraamine de formule (VIII) ou de l'éthylènediamine de formule (VIII'), par un des deux intermédiaires "bisaminal" de formule (Ha) ou de formule (Ilb), sont répertoriées sous le schéma suivant :
Figure imgf000007_0001
(Ilb)
Etape A : 2 équivalents de glyoxal, 2 équivalents de benzotriazole, eau/MeOH (4 h à température ambiante), puis NaBH4 (2 h à température ambiante) ; Rendement : 68 %.
Etape B : 10 équivalents NH2OH, EtOH (16 h au reflux) ou Br2 ou KMnO4 ou NaOCl puis H2O / NaOH (150°C à 180°C en autoclave) ou Br2 ou KMnO4 ou NaOCl puis H2SO 50% (24 h à 112°C) ou 3 équivalents Br2 puis H2O / NaOH (36 h au reflux) ou Diéthylènetriamine, eau / HC1 (24 h au reflux) puis traitements successifs par HC1. Etape C : Pyruvaldéhyde, eau (2 h à 2°C) puis glyoxal, 2 équivalents de benzotriazole, eau / MeOH (2 h à température ambiante), puis NaBH (2 h à température ambiante) ou Pyruvaldéhyde, eau (2 h à 2°C) puis glyoxal, 2 équivalents de benzotriazole, eau / EtOH (2 h à température ambiante), puis NaBH4 (0°C puis 2 h à température ambiante) ou Pyruvaldéhyde, EtOH (2 h à 0°C) puis glyoxal, 2 équivalents de benzotriazole, eau / EtOH (2 h à température ambiante), puis NaBH4 (0°C puis 2 h à température ambiante) ou Pyruvaldéhyde, eau (2 h à 2°C) puis BrCH2CH2Br, K2CO3, MeCN (48 h à 60°C). Etape D : HC1 37% (12h au reflux). Etape E : 0,5 équivalent de glyoxal, eau (1 h à 2°C) puis 1 équivalent de glyoxal, 4 équivalents de benzotriazole, eau/MeOH (2 h à température ambiante) puis NaBH4 (2 h à température ambiante). Selon une variante du procédé tel que défini ci-dessus, la série d'étapes (II) est constituée d'une étape (Ci) de préparation du composé de formule (III) :
Figure imgf000008_0001
à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (C2) de transformation du composé de formule (III) en composé de formule (Ilb) telle que définie précédemment, suivie d'une étape (D) de transformation du composé de formule (Ilb), en cyclène de formule (I). Selon une autre variante du procédé tel que défini ci-dessus, la série d'étape (II) est réalisée enun seul pot Selon un deuxième aspect de la présente invention celle-ci a pour objet le composé de formule (Ilb) telle que définie précédemment. Selon un troisième aspect de la présente invention, celle-ci a pour objet un procédé de préparation de dérivés du cyclène N-mono fonctionnalisés de formule (Va) :
Figure imgf000008_0002
et de dérivés du cyclène N^Nrdifonctionnalisés de formule (Vb) :
Figure imgf000009_0001
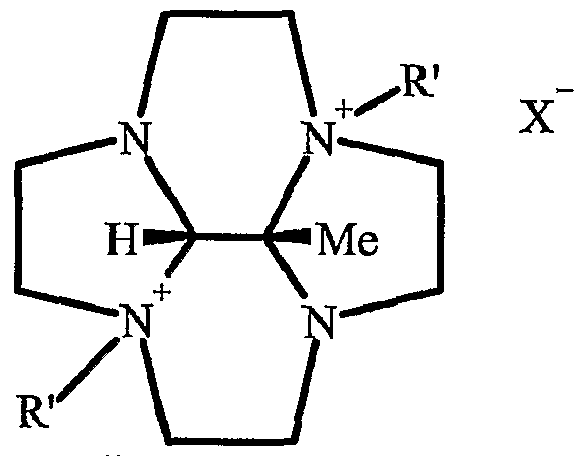
formules (Va) et (Vb) dans lesquelles R' représente : - un radical alkyle, linéaire ou ramifié, comportant de 1 à 15 atomes de carbone ou, - un radical -(CH2)W-Y, dans lequel w représente un nombre supérieur à zéro et inférieur ou égal à 6 et plus particulièrement inférieur ou égal à 3, et - soit Y représente un cycle aromatique comportant de 6 à 14 atomes de carbone, éventuellement substitué en position(s) ortho et/ou meta et/ou para ou bien par un atome d'halogène ou bien par un groupe alkyle comportant de 1 à 4 atomes de carbone ou bien par un radical OH ou bien par un radical OR1 dans lequel R1 représente un radical alkyle comportant de 1 à 4 atomes de carbone, un radical aryle ou un hétérocycle aromatique ou bien par un groupe nitro ou bien par un groupe NH , -(C==O)NH2, NHR2, -(C=O)NHR2, NR2R3 ou -(C=O)NR2R3, dans lesquels R2 et R3 identiques ou différents, représentent indépendamment l'une de l'autre, un radical alkyle choisi parmi les radi- eaux méthyle, éthyle, propyle, isopropyle, n-butyle, isobutyle, sec-butyle ou tert-butyle, - soit Y représente un hétérocycle aromatique et plus particulièrement un hétérocycle comportant de un à 3 atomes d'azote, de 4 à 12 atomes de carbone, éventuellement substitué en position(s) ortho et ou meta et/ou para ou bien par un atome d'halogène ou bien par un groupe alkyle comportant de 1 à 4 atomes de carbone ou bien par un radical OH ou bien par un radical OR1 dans lequel R1 représente un radical alkyle comportant de 1 à 4 atomes de carbone, un radical aryle ou un hétérocycle aromatique ou bien par un groupe nitro ou bien par un groupe NH2, -(C=O)NH2, NHR2, - (C=O)NHR2, NR2R3 ou -(C=O)NR2R3„ dans lesquels R2 et R3 identiques ou différents, représentent indépendamment l'une de l'autre, un radical alkyle choisi parmi les radi- eaux méthyle, éthyle, propyle, isopropyle, n-butyle, isobutyle, sec-butyle ou tert-butyle, - soit Y représente un radical choisi parmi les radicaux cyano, PO3H2, SO3H, NH2, -(C=O)NH2, NHR2, -(C=O)NHR2, NR2R3 ou -(C=O)NR2R3, dans lesquels R2 et R3 identiques ou différents, représentent indépendamment l'un de l'autre, un radical al- kyle choisi parmi les radicaux méthyle, éthyle, propyle, isopropyle, n-butyle, isobutyle, sec-butyle ou tert-butyle ou un radical CO2R4, dans lequel R4 représente un atome d'hydrogène, un radical alkyle comportant de 1 à 4 atomes de carbone ou un radical aryle et plus particulièrement un radical phényle, caractérisé en ce que le composé de formule (IX) : R'X (K) dans laquelle X représente un atome d'halogène et R' est tel que défini précédemment est mis à réagir avec le composé de formule (Ilb) telle que définie précédemment pour conduire selon la stœchiométrie de la réaction, soit au mélange des composés de formu- les (IVa) :
Figure imgf000010_0001
et (IVa) :
Figure imgf000010_0002
(IVa), soit au composé de formule (IVb) :
Figure imgf000010_0003
X fTVb), et en ce que lesdits composés de formules (IVa), (-N'a) ou ledit composé de formule (IVb), sont soumis à une hydrolyse alcaline pour conduire respectivement au composé de formules (Va) ou (Vb). Selon un quatrième aspect de la présente invention, celle-ci a pour objet un pro- cédé de préparation de composés de formule (VI) :
Figure imgf000011_0001
dans laquelle R' est tel que défini précédemment, par réduction du composé de formule (IVb). Selon un cinquième aspect de la présente invention, celle-ci a pour objet un pro- cédé de préparation de composés de formule (VII) :
Figure imgf000011_0002
par hydrogénolyse du composé de formule (VI) telle que définie précédemment. Selon un dernier aspect, l'invention a pour objet les composés de formules (IVa), (IVa), (IVb), (VI) et (VII). Les exemples suivants illustrent l'invention sans toutefois la limiter.
Exemple 1 : Synthèse du décahydro-2a,4a, a,,8a-tétraaza-cyclopentalYg1acénaph- thylène [compose de formule (lia) ; série d'étapes (D, étape (A)l
Figure imgf000012_0001
(lia) A une solution de 10,00 g (68,4 mmol) de triethylenetetraamine et 16,30 g (136,7 mmol) de benzotriazole (BtH) dans 200 ml d'eau distillée refroidie à 2°C est ajoutée par un lent goutte-à-goutte une solution de 19,86 g (136,7 mmol) de glyoxal (40 % dans l'eau) dans 80 ml de méthanol. A la fin de l'addition, le mélange est porté à température ambiante et il est agité pendant 4h. 5,18 g (136,7 mmol) de borohydrure de sodium (NaBH4), sont alors ajoutés par petites quantités. Après 2h d'agitation à température ambiante, le méthanol est évaporé et 13 g de pastilles de potasse (KOH) sont ajoutés. La solution est alors extraite par 3 fois 400 ml de chloroforme. Après séchage sur sulfate de magnésium (MgSO4) et évaporation des solvants, le composé (lia) est isolé sous la forme d'une huile jaune qui cristallise (9,00 g ; Rdt = 68 %). RMN 13C (125 MHz, CDC13, δ e ppm) : 50,9 ; 51,7 ; 78,1.
Exemple 2 : Synthèse du décahydro-2a,4a,6a,8a-tétraazacvclopenta[felacénaph- thylène [composé de formule (lia) ; série d'étapes (III), étape (E)1
Figure imgf000012_0002
(lia) A une solution de 0,82 g (13,6 mmol) d'éthylènediamine, dans 20 ml d'eau distillée refroidie à 2°C est ajoutée par un lent goutte-à-goutte une solution de 0,99 g (6,8 mmol) de glyoxal (40 % dans l'eau) dans 5 ml d'eau. A la fin de l'addition, le mélange est porté à température ambiante et est agité pendant lh. 3,25 g (27,3 mmol) de benzotriazole sont alors ajoutés et une solution de 1,98 g (13,6 mmol) de glyoxal (40 % dans l'eau) dans 20 ml de méthanol est additionnée. Après 2h d'agitation à température ambiante, 1,03 g (27,3 mmol) de NaBH sont additionnés par petites quantités. Après 2h d'agitation, le méthanol est évaporé et 2 g de pastilles de KOH sont ajoutés. La solution est alors extraite par 3 fois 100 ml de chloroforme. Après séchage sur MgSO et évaporation des solvants, (Ha) est isolé sous la forme d'une huile jaune qui cristallise (0,4 g ; Rdt = 30 %).
Exemple 3 ; Synthèse du 8b-mcthyl dccahvdro-2a.4a,6a,8a-tctτaazacycIopcnta[/g] acénaphthylène [composé de formule (Ilb) ; série d'étapes (II) ; étapes (Cï) et (C2)1
Figure imgf000013_0001
("O (Hb)
Synthèse du composé de formule (III) [étape (Ci)] A une solution de 1,00 g (6,8 mmol) de triethylenetetraamine dans 40 ml d'eau distillée refroidie à 2°C est ajoutée par un lent goutte-à-goutte une solution de 1,23 g (6,8 mmol) de pyruvaldéhyde (40 % dans l'eau) dans 10 ml d'eau. A la fin de l'addition, le mélange réactionnel est maintenu à 2°C pendant 2h. L'eau est ensuite éva- porée sous pression réduite et le composé (III) est obtenu sous la forme d'une huile orange utilisée sans purification pour la synthèse du composé (Ilb) (1,25 g).
Synthèse du composé de formule (Ilb) [étape (C?)] Une solution de 1,25 g (6,8 mmol) de composé (III) et de 3,79 g (27,4 mmol) de carbonate de potassium (K2CO3) dans 20 ml d'acétonitrile, est portée à 60°C. Une solution de 1,38 g (6,8 mmol) de 1,2-dibromoéthane dans 10 ml d'acétonitrile est alors additionnée. Le mélange est agité à 60°C pendant 2 jours. Après filtration et évaporation des solvants, le résidu est repris dans 20 ml d'eau et extrait par 3 fois 100 ml de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, (Ilb) est isolé sous la forme d'une huile orange (0,42 g ; Rdt = 30 %).
RMN 13C (125 MHz, CDC13, δ enppm) : 17,9 ; 47,7 ; 48,9 ; 49,3 ; 51,7 ; 75,8 ; 82,1. Exemple 4 : Synthèse du 8b-méthyl décahvdro-2a.4a.6a.8a-tétraazacvclopenta[ gl acénaphthylène [composé de formule (Ilb) ; série d'étapes (TD ; étape (Ql A une solution de 50 g (341,8 mmol) de triéthylènetétraamme dans 800 ml d'eau distillée refroidie à 2°C est ajoutée par un lent goutte-à-goutte une solution de 61,53 g de pyruvaldéhyde à 40 % dans l'eau (341,8 mmol) dans 20 ml d'eau. A la fin de l'addition, le mélange réactionnel est porté à température ambiante et 81,36 g (683,6 mmol) de be-nzotriazole sont ajoutés en une seule fois. Une solution de glyoxal (40 % dans l'eau) (341,8 mmol) dans 200 ml de méthanol est alors additionnée par un lent goutte-à-goutte. Après 2h d'agitation à température ambiante, 25,85 g (683,6 mmol) de NaBH sont additionnés par petites quantités. Après 2h d'agitation à température ambiante, le méthanol est évaporé et 50 g de pastilles de KOH sont ajoutés au résidu. La solution est alors extraite par 3 fois 1,5 1 de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, (Ilb) est isolé sous la forme d'une huile orange (28,50 g ; Rdt = 40 %).
Exemple 5 : Synthèse du 8b-méthyl décahydro-2a,4a,6a,8a-tétraazacvclopenta[jt.gl acénaphthylène [composé de formule dlb) ; série d'étapes (II) ; étape (C)1 A une solution de 60,66 g (342 mmol) de triethylenetetraamine hydrate (conte- nant 17% d'eau) dans 300 ml d'eau distillée refroidie à 2°C est ajoutée par un lent goutte-à-goutte une solution de 61,56 g de pyruvaldéhyde à 40 % dans l'eau (342 mmol) dans 100 ml d'eau. A la fin de l'addition, le mélange réactionnel est porté à température ambiante et 81,40 g (684 mmol) de benzotriazole sont ajoutés en une seule fois. 300 ml d'éthanol sont alors ajoutés au milieu réactionnel, puis une solution de 49,59 g de glyoxal (40 % dans l'eau) (342 mmol) dans 100 ml d'éthanol est additionnée par un lent goutte-à-goutte. Après 2h d'agitation à température ambiante, la solution est refroidie à 0°C et 25,87 g (684 mmol) de NaBH sont additionnés par petites quantités. Après retour à température ambiante, le milieu réactionnel est agité pendant 2h, l'éthanol est évaporé et 70 g de pastilles de KOH sont ajoutés au résidu. La solution est alors extraite par 2 fois 1 1 de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, (Ilb) est isolé sous la forme d'une huile orange (32,3 g ; Rdt = 45 %). Exemple 6 : Synthèse du 8b-méthyl dccahγdro-2a.4a.6a.8a-tétraazacyclopenta[ gl acénaphthylène [composé de formule (Ilb) ; série d'étapesdl) : étape (C)l A une solution de 5 g (34,2 mmol) de triethylenetetraamine dans 30 ml d'éthanol refroidie à 0°C est ajoutée par un lent goutte-à-goutte une solution de 6,16 g de pyru- valdéhyde à 40 % dans l'eau (34,2 mmol) dans 10 ml d'éthanol. A la fin de l'addition, le mélange réactionnel est porté à température ambiante et 8,15 g (68,5 mmol) de benzotriazole sont ajoutés en une seule fois. Une solution de 4,97 g de glyoxal (40 % dans l'eau) (34,2 mmol) dans 5 ml d'éthanol est additionnée par un lent goutte-à-goutte. Après 2h d'agitation à température ambiante, la solution est refroidie à 0°C et 2,59 g (68,5 mmol) de NaBH sont additionnés par petites quantités. Après retour à température ambiante, le milieu réactionnel est agité pendant 2 heures, Féthanol est évaporé, 50 ml d'eau et 6,5 g de pastilles de KOH sont ajoutés au résidu. La solution est alors extraite par 2 fois 300 ml de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, (Ilb) (un mélange de plusieurs isomères) est isolé sous la forme d'une huile orange (4,84 g ; Rdt = 68 %).
Exemple 7 : Synthèse du cyclène [composé de formule (I) : Série d'étapesdl) ; étape (D)l
Figure imgf000015_0001
(l l ) 0) 1,00g de composé (Ilb) préparé selon l'exemple 4 est placé dans 20 ml d'HCl à
37 %. Le mélange est porté à reflux pendant 12 h. Après refroidissement et filtration, Le tétrachlorhydrate du composé (I), est isolé sous la forme d'une poudre blanche (0,75 g ;
Rdt = 50 %). RMN 13C (125 MHz, D2O, δ en pp ) : 44,6. Exemple 8 : Synthèse du cyclène [composé de formule d) : Série d'étapesdl) ; étapes (C) + (D) "en un seul pot"! A une solution de 581 g (3,1 mol) de triethylenetetraamine hydraté (contenant 22% d'eau) dans 3,5 1 d'eau distillée refroidie à 2°C est ajoutée par un lent goutte-à- goutte une solution de 555 g de pyruvaldéhyde à 40 % dans l'eau (3,1 mol) dans 500 ml d'eau. A la fin de l'addition, le mélange réactionnel est porté à température ambiante et agité pendant deux heures. 739 g (6,2 mol) de benzotriazole dans 3,5 1 d'éthanol sont ajoutés en une seule fois, puis une solution de 450 g de glyoxal (40 % dans l'eau) (3,1 mol) est additionnée par un lent goutte-à-goutte. Après 12 h d'agitation à température ambiante, la solution est refroidie à 0°C et 235 g (6,2 mol) de NaBH4 sont additionnés par petites quantités. Après retour à température ambiante, le milieu réactionnel est agité pendant 2h. On filtre le précipité formé et on réduit le volume du milieu réactionnel à 3 1. Après extraction au chloroforme, séchage sur sulfate de magnésium et évaporation des solvant, (Ilb) est isolé sous la forme d'une huile orange qui est placée dans 4 1 d'HCl à 37 %. Le mélange est chauffé à 80°C pendant 12 h. Après refroidissement et filtration, Le tétrachlorhydrate du composé (I), est isolé sous la forme d'une poudre blanche (147 g ; Rdt = 15 %).
Exemple 9 : Synthèse d'un mélange d'isomères (IVa) + dVa') [composés dans les- quels R' = -CH7-CfiHs et X = Br )
Figure imgf000016_0001
Figure imgf000016_0002
A une solution de 1,01 g (4,86 mmol) de composé (Ilb) dans 4 ml de toluène, est ajouté 0,66 g (3,86 mmol) de bromure de benzyle. Après 24 heures d'agitation à temnérati-re ambiante- le solide formé est filtré- lavé à l'éther r-nis séché- Le mélan-ye rature ambiante, le solide formé est filtré, lavé à l'éther puis séché. Le mélange des deux isomères (rVa) et (IVa') (R' = -CH2-C6H5, X = Br) est isolé sous forme d'une poudre jaune (1 ,24 g ; Rd1^= 84 %).
RMN 13C (125 MHz, DMSO-d6, δ en ppm) : 12,0 ; 25,0 ; 43,0 ; 44,8 ; 45,0 ; 45,4 ; 47,9 ; 48,3 ; 48,6 ; 49,2 ; 49,5 ; 49,6 ; 50,6 ; 52,5 ; 56,7 ; 58,6 ; 59,3 ; 61,1 ; 62,8 ; 76,4 ; 77,7 ; 87,5 ; 87,9 ; 126,3 ; 129,2 ; 129,5 ; 129,9 ; 130,1 ; 131,1 ; 131,3 ; 133,2 ; 134,2.
Exemple 10 : Synthèse d'un mélange d'isomères (IVa) + dVa') [composés dans
Figure imgf000017_0001
A une solution de 1,06 g (5,10 mmol) de composé (Ilb) et 0,61 g (4,07 mmol) d'iodure de sodium dans 6 ml d'acétonitrile est ajouté 0,62 g (4,07 mmol) de chlorure de 4-vinylbenzyle. Après 24 heures d'agitation à température ambiante, le solide formé est filtré, lavé à l'éther puis séché. Le mélange des deux isomères (IVa) et (IVa') (R' = - CH2-C6H4-pCH=CH2, X = I) est isolé sous forme d'une poudre jaune (0,92 g) contenant du chlorure de sodium.
RMN 13C (125 MHz, DMSO-d6, δ en ppm) : 12,1 ; 25,2 ; 43,0 ; 44,7 ; 45,1 ; 45,5 47,9 ; 48,3 ; 48,6 ; 49,3 ; 49,5 ; 49,7 ; 50,4 ; 52,5 ; 56,8 ; 58,4 ; 59,4 ; 61,1 ; 62,4 ; 76,5 77,7 ; 87,3 ; 88,0 ; 117,2 ; 121,5 ; 127,8 ; 128,9 ; 129,3 ; 133,5 ; 134,5 ; 136,8 ; 139,7 139,9.
Exemple 11 : Synthèse d'un mélange d'isomères (--Va) + (IVa') [composés dans lesquels R' = -CH7CONH? et X = 1)1 A une solution de 0,51 g (2,45 mmol) de composé (Ilb) dans 6 ml de tétrahydro- furane est ajouté 0,36 g (1,95 mmol) d'iodoacétamide. Après 24 heures d'agitation à température ambiante, le solide formé est filtré, lavé à l'éther puis séché. Le mélange des deux isomères (IVa) et (IVa') (R' = -CH2CONH2, X = I ) est isolé sous la forme d'une poudre orange (0,46 g ; Rdt= 60%).
RMN 13C (125 MHz, D2O, δ en ppm) : 11,2 ; 21,5 ; 25,7 ; 41,0 ; 43,9 ; 44,7 ; 45,5 ; 46,3 ; 47,0 ; 47,7 ; 47,9 ; 48,4 ; 49,3 ; 50,6 ; 56,7 ; 58,6 ; 60,2 ; 62,0 ; 65,0 ; 68,3 ; 75,9 ; 77,6 ; 89,1 ; 157,0. Exemple 12 : Synthèse d'un composé (IVb) [composé dans lequel R' = -CHτ,-CfiHg et X = D A une solution de 0,49 g (2,36 mmol) de composé (Ilb) et 0,92 g (7,07 mmol) d'iodure de sodium dans 10 ml d'acétonitrile sont ajoutés 1,21 g (7,07 mmol) de bro- mure de benzyle sans précaution. Après 24 heures d'agitation à température ambiante, le précipité obtenu est filtré, lavé à l'éther puis séché. Le composé (IVb) (R' = -CH2- C6H5, X = I) est isolé sous forme d'une poudre jaune-orangé (1,33 g) contenant du bromure de sodium.
RMN 13C (125 MHz, DMSO-d6 ; δ en ppm) : 15,7 ; 42,4 ; 45,5 ; 46,2 ; 55,3 ; 55,7 ; 58,5 ; 59,0 ; 61,2 ; 62,4 ; 84,7 ; 86,8 ; 129,4 ; 129,5 ; 130,0 ; 130,4 ; 131,5 ; 131,6 ; 133,3 ; 134,4.
Exemple 13 : Synthèse d'un composé (Va) dans lequel R' = -CHyCfiHg Une solution de 1,10 g (2,90 mmol) du mélange d'isomères (IVa) + (IVa') (R' = -CH2-C6H5, X = Br ) préparé selon l'exemple 8 dans 50 ml d'une solution aqueuse d'hydroxyde de potassium 3M est chauffée à 80°C pendant 16 heures. La solution est extraite par trois fois 30 ml de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, le composé (Va) (R' = -CH2-C6H5) est obtenu sous la forme d'une huile (0,54 g, Rdt= 72 %). RMN 13C (125 MHz, CDC13, δ en ppm) : 45,7 ; 46,8 ; 47,8 ; 51,8 ; 59,8 ; 127,5 ; 128,8 ; 129,5, 139,4.
Exemple 14 : Synthèse du composé (Va) dans lequel R' = -CHa-CfiHj-CH≈CHj Une solution de 0,92 g du mélange d'isomères (IVa) + (IVa') (R' = -CH2-C6H4- CH=CH2, X = I) contenant du chlorure de sodium, préparé selon l'exemple 9, dans 20 ml d'une solution aqueuse d'hydroxyde de potassium 2M est agitée à température ambiante pendant 72h. La solution est extraite par trois fois 20 ml de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, le composé (Va) (R' = -CH2-C6H - CH=CH2) est obtenu sous la forme d'une huile jaune (0,40 g, Rdt global par rapport au chlorure de 4- vinylbenzyle = 34%).
RMN 13C (125 MHz, CDC13, δ en ppm) : 45,5 ; 46,8 ; 47,6 ; 52,0 ; 59,4 ; 113,8 ; 126,8 ; 129,7 ; 136,9 ; 137,2 ; 139,2. Exemple 15 : Synthèse du composé (Vb) dans lequel R' = -CH-rCt-Hs Une solution de 1,9 g de composé (IVb) (R' = -CH2-C6H5, X = I) contenant du bromure de sodium, préparé selon l'exemple 11, dans 50 ml d'une solution d'hydroxyde de sodium 3M est portée au reflux pendant 12h. La solution est extraite par trois fois 100 ml de chloroforme. Après séchage sur MgSO4 et évaporation des solvants, le composé (Vb) (R' = -CH2-C6H5) est obtenu sous la forme d'une huile jaune (0,45 g, Rdt global par rapport au composé (Ilb) = 27%).
RMN 13C (125 MHz, CDC13, δ en ppm) : 45,9 ; 52,6 ; 60,6 ; 127,8 ; 129,0 ; 129,7 ; 139,8.
Exemple 16 : Synthèse du composé (VI) dans lequel R' = -CHg-CfiHg
Figure imgf000019_0001
Une solution de 0J5 g (1,16 mmol) du composé (IVb) (R' = -CH2-C6H5, X = I) contenant du bromure de sodium, préparé selon l'exemple 11, dans 25 ml d'éthanol ab- solu est porté à 0°C et 1,10 g (29,1 mmol) de borohydrure de sodium sont ajoutés lentement. Après 24 heures d'agitation à température ambiante, l'excès de borohydrure de sodium est éliminé par addition de 6 ml d'une solution d'acide chlorhydrique à 37 %. Les différents solvants sont évaporés puis le solide obtenu est repris dans 20 ml d'eau. La solution est extraite par trois fois 10 ml de dichlorométhane. Après séchage sur MgSO4 et évaporation des solvants, le composé (VI) (R' = -CH2-C6H5) est obtenu sous forme d'un solide jaune (0,23 g ; Rdt global par rapport au composé (Ilb) = 41 %). RMN 13C (125 MHz, CDC13, δ en ppm) : 13,3 ; 49,0 ; 49,5 ; 50,8 ; 52,8 ; 53,5 ; 54,3 ; 55,1 ; 55,7 ; 57,0 ; 60,0 ; 60,4 ; 128,3 ; 128,4 ; 129,6 ; 129,9 ; 130,2 ; 137,9 ; 138,2. Le composé (VII) peut être obtenu par hydrogénolyse du composé de formule (VI) dans lequel R' est un radical benzyle .
Figure imgf000020_0001
(VII)
La méthode de synthèse du décahydro-2a,4a,6a,8a-tétraaza-cyclopenta[/g]acé- naphthylène (Ha) à partir de la triethylenetetraamine [étape (A)], est une alternative avantageuse aux procédés déjà connus de préparation de ce précurseur du cyclène. En effet, il s'agit d'un procédé en un pot (dit "one-pot" en langue anglaise) ne nécessitant pas l'isolement du dérivé bisaminal non cyclisé intermédiaire, contrairement à tous les procédés déjà décrits. L'utilisation de dérivés dihalogénés toxiques (bibromo- ou dichloroéthane) est évitée. Un procédé récent permet également d'éviter l'utilisation de tels dérivés, mais nécessite trois étapes dont une réaction délicate de réduction d'un intermédiaire diamide. Enfin, les conditions de réactions, température ambiante, milieu concentré eau/méthanol, temps de réactions très courts, sont adaptées à un procédé de synthèse industrielle du décahydro-2a,4a,6a,8a-tétraazacyclopenta[^]acénaphthylène (lia). Le procédé de synthèse du cyclène via l'intermédiaire (Ilb) décrit dans cette invention [série d'étapes(II)], présente les mêmes avantages que ceux évoqués précédemment pour la synthèse du composé (lia). S'y ajoute une plus grande facilité de réalisation de l'étape (D) que de l'étape (B). En effet, le traitement de (Ilb) par une solution HC1 37% suffit à obtenir le cyclène avec un rendement de 50%, permettant ainsi d'éviter l'emploi de réactifs tels que l'hydroxylamine en excès ou encore des oxydants (Br2, KMnO ) et/ou de conditions drastiques (autoclave à 180°C, reflux d'une solution d'H2SO4 concentrée). Le pont aminal a déjà été utilisé comme groupe protecteur pour fonctionnaliser sélectivement une ou deux fonctions aminés en position trans d'une tétraamine cycli- que " ou pour accéder à des dérivés macrobicycliques du cyclène ou du cyclame.
Cependant, les dérivés de type bisaminal sont obtenus par action du formaldéhyde ou du glyoxal sur le macrocycle déjà formé. Dans cette invention, le 8b-méthyldécahydro- 2a,4a,6a,8a-tétraazacyclopenta[/g] acénaphthylène (Ilb) peut être sélectivement mono- ou diquaternisé pour conduire après hydrolyse basique à des cyclènes N-mono- ou 1,7- difonctionnalisés. Les conditions de déprotection des composés de formules (TNa), (IVa') et (IVb) sont plus douces que celles nécessaires pour hydrolyser les analogues non méthylés obtenus par utilisation du glyoxal. Les cyclènes tri-Ν-fonctionnalisés peuvent être aisément obtenus par fonctionnalisation du cyclène mono-Ν-benzylé suivie d'une réaction d'hydrogénolyse. Les agents bifonctionnels chélatants, macrocycles à très haute valeur ajoutée dont certains représentants sont utilisés comme agents de contraste en IRM, peuvent être préparés indifféremment à partir de cyclènes mono ou tri Ν-fonctionnalisés. Ce procédé représente donc une voie d'accès directe à des précurseurs d'agents chélatants bifonctionnels directement au départ de l'aminé Unéaire, le même groupe bisaminal jouant à la fois le rôle de "template" favorisant la réaction de cyclisation et celui de groupe protecteur permettant une fonctionnalisation sélective. Cette nouvelle méthode permet donc de préparer, en un nombre limité d'étapes, des macrocycles à très haute valeur ajoutée utilisés dans le domaine médical, en particulier comme agents de contraste pour l'imagerie médicale. Enfin, il est à noter que la réduction des intermédiaires diquaternisés conduit à de nouveaux ligands macrobicycliques, analogues méthylés de composés qui ont déjà fait l'objet de plusieurs brevets. Les références des travaux cités dans le présent exposé, sont les suivantes : (1) Athey, P. S.; Kiefer, G. E., WO 95/14726 ; Athey, P. S.; Kiefer, G. E. J. Org. Chem. 2002, 67, 4081-4085. (2) Sandnes, R. W.; Vasilevskis, J.; Undheim, K.; Gacek, M., WO 96/28432, (3) Schultze, L. ; Bulls, A. R., WO 96/28433, (4) Argese, M.; Ripa, G.; Scala, A.; Valle, V., WO 97/49691, (5) Petrov, O.; Prelle, A.; Graske, K.; Νickisch, K.; Raduchel, B.; Platzek, J., WO 97/31905, (6) Argese, M.; Ripa, G.; Scala, A.; Valle, V., WO 98/45296, (7) Hervé, G.; Bernard, H.; Le Bris, Ν.; Yaouanc, J. J.; Handel, H. Tetrahe- dron Lett. 1998, 39, 6861-6864. (8) Ripa, G.; Argese, M., WO 98/49151 , (9) Sandnes, R. W.; Gacek, M.; Undheim, K. Acta Chem. Scand. 1998, 52, 1402-1404. (10) Argese, M.; Ripa, G., WO 99/05145, (11) Hervé, G.; Bernard, H.; Le Bris, N.; Le Baccon, M.; Yaouanc, J. J.; Handel, H. Tetrahedron Lett. 1999, 40, 2517-2520,
(12) Argese, M.; Manfredi, G.; Rebasti, F.; Ripa, G., WO 00/53588,
(13) Ferrari, M.; Giovenzana, G. B.; Palmisano, G.; Sisti, M. Synth. Commun. 2000, 30, 15-21,
(14) Hervé, G.; Bernard, H.; Toupet, L.; Handel, H. Eur. J. Org. Chem. 2000, 33-35,
(15) Platzek, J.; Hoyer, K.; Graske, K.-D.; Radϋchel, B., WO 00/32581,
(16) Vasilevskis, J.; Varadarajan, J.; Garrity, M.; Fellmann, J. D.; Messerle, L.; Amarasinghe, C, US 6,048,979,
(17) Argese, M.; Brocchetta, M.; Manfredi, G.; Rebasti, F.; Ripa, G. ; WO 2001-79207
(18) Tripier, R.; Denat, F.; Guilard, R.; Ledon, H., FR 2 810035,
(19) Liu, S.; Edwards, D. S. Bioconjugate Chem. 2001, 7-34. (20) Denat, F.; Brandès, S.; Guilard, R. Synlett, 2000, 561-574.
(21) Jacques, V.; Desreux, J.-F. in Chemistry of Contrast Agents in Médical Magnetic Résonance Imaging 2001, 157-191.
(22) Richman, J. E.; Atkins, T. J. J. Am. Chem. Soc. 1974, 96, 2268-2270.
(23) Royal, G.; Dahaoui-Gindrey, V.; Dahaoui, S.; Tabard, A.; Guilard, R.; Pullumbi, P.; Lecomte, C. Eur. J. Org. Chem. 1998, 1971-1975.
(24) Bûcher, C; Royal, G.; Barbe, J.-M.; Guilard, R. Tetrahedron Lett. 1999, 40, 2315-2318.
(25) Bûcher, C; Duval, E.; Barbe, J. M.; Verpeaux, J. N.; Amatore, C; Guilard, R. C. R. Acad. Sci. Ser. II, 2000, 3, 211-222. (26) Kotek, J.; Hermann, P.; Vojtisek, P.; Rohovec, J.; Lukes, I. Collect.
Czech. Chem. Comm. 2000, 65, 243-266.
(27) Rohovec, J.; Gyepes, R; Cisarova, L; Rudovsky, J.; Lukes, I. Tetrahedron Lett. 2000, 41, 1249-1253.
(28) Kurosaki, H.; Bûcher, C; Espinosa, E.; Barbe, J.-M.; Guilard, R. Inorg. Chim. Acta 2001, 322, 145-149.
(29) Le Baccon, M.; Chuburu, F.; Toupet, L.; Handel, H.; Soibinet, M.; De- champs-Olivier, L; Barbier, J.-P.; Aplincourt, M. New J. Chem. 2001, 25, 1168- 1174. (30) Boschetti, F.; Denat, F.; Espinosa, E.; Guilard, R. Chem. Commun. 2002, 312-313.
(31) Weisman, G. R.; Rogers, M. E.; Wong, E. W.; Jasinski, J. P.; Paight, E. S. J. Am. Chem. Soc. 1990, 112, 8604-8605. (32) Weisman, G. R.; Wong, E. H.; Hill, D. C; Rogers, M. E.; Reed, D. P.;
Calabrese, J. C. Chem. Commun. 1996, 947-948.
(33) Hiler, G. D., II; Perkins, C. M., WO 98/39335
(34) Hiler, G. D., II; Perkins, C. M., WO 00/32601 ,
(35) Wong, E. H.; Weisman, G. R.; Hill, D. C; Reed, D. P.; Rogers, M. E.; Condon, J. S.; Fagan, M. A.; Calabrese, J. C; Lam, K. C; Guzei, I. A.; Rhein- gold, A. L. J. Am. Chem. Soc. 2000, 122, 10561-10572.
(36) Nestler, B.; Seebach, M., EP 0940402,
(37) Perkins, C. M., WO 2002-26748,
(38) Perkins, C. M.; Kitko, D. J., WO 2002-26267, (39) Hubin, T. J.; Meade, T. L, WO 2002-06287,

Claims

Revendications
1. Procédé de préparation du cyclène de formule (I) :
Figure imgf000024_0001
à partir de triethylenetetraamine de formule (VIII) :
Figure imgf000024_0002
ou d'éthylènediamine de formule (VIII') :
Figure imgf000024_0003
caractérisé en ce qu'il est constitué de l'une ou l'autre des séries d'étapes successives suivantes : La série d'étapes (I) constituée d'une étape A de préparation en un seul pot du composé de formule (lia) :
Figure imgf000024_0004
à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (B) de transformation du composé de formule (Ha), en cyclène de formule (I) ; La série d'étapes (II) constituée d'une étape (C) de préparation du composé de formule (Ilb) :
Figure imgf000025_0001
à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (D) de transformation du composé de formule (Ilb), en cyclène de formule (I) ; ou La série d'étapes (III) constituée d'une étape (E) de préparation en un seul pot du composé de formule (lia) telle que définie précédemment, à partir du composé de formule (V-QF) telle que définie précédemment, suivie d'une étape (B) de transformation du composé de formule (lia), en cyclène de formule (I).
2. Variante du procédé tel que défini à la revendication 1, dans laquelle la série d'étapes (II) est constituée d'une étape (Ci) de préparation du composé de formule (III) :
Figure imgf000025_0002
à partir du composé de formule (VIII) telle que définie précédemment, suivie d'une étape (C2) de transformation du composé de formule (III) en composé de formule (Ilb) telle que définie précédemment, suivie d'une étape (D) de transformation du composé de formule (Ilb), en cyclène de formule (I).
3. variante du procédé tel que défini à la revendication 1, dans laquelle, la série d'étapes (H) est réalisée en un seul pot.
4. Composé de formule (Ilb) :
Figure imgf000026_0001
5. Procédé de préparation de dérivés du cyclène N-monofonctionnalisés de formule (Va) :
Figure imgf000026_0002
et de dérivés du cyclène Nι,N7-difonctionnalisés de formule (Vb)
Figure imgf000026_0003
formules (Va) et (Vb) dans lesquelles : formules (Va) et (Vb) dans lesquelles R' représente : - un radical alkyle, linéaire ou ramifié, comportant de 1 à 15 atomes de carbone, ou - un radical -(CH2)W-Y, dans lequel w représente un nombre supérieur à zéro et inférieur ou égal à 6 et plus particulièrement inférieur ou égal à 3, et - soit Y représente un cycle aromatique comportant de 6 à 14 atomes de carbone, éventuellement substitué en position(s) ortho et/ou meta et/ou para ou bien par un atome d'halogène ou bien par un groupe alkyle comportant de 1 à 4 atomes de carbone ou bien par un radical OH ou bien par un radical OR1 dans lequel R1 représente un radical alkyle comportant de 1 à 4 atomes de carbone, un radical aryle ou un hétérocycle aromatique ou bien par un groupe nitro ou bien par un groupe NH2, -(C=O)NH2, NHR2, -(C=O)NHR2, NR2R3 ou -(C=O)NR2R3, dans lesquels R2 et R3 identiques ou différents, représentent indépendamment l'une de l'autre, un radical alkyle choisi parmi les radicaux méthyle, éthyle, propyle, isopropyle, n-butyle, isobutyle, sec-butyle ou tert-butyle, - soit Y représente un hétérocycle aromatique et plus particulièrement un hétérocycle comportant de un à 3 atomes d'azote, de 4 à 12 atomes de carbone, éventuellement substitué en position(s) ortho et ou meta et/ou para ou bien par un atome d'halogène ou bien par un groupe alkyle comportant de 1 à 4 atomes de carbone ou bien par un radical OH ou bien par un radical OR1 dans lequel R1 représente un radical alkyle comportant de 1 à 4 atomes de carbone, un radical aryle ou un hétérocycle aromatique ou bien par un groupe nitro ou bien par un groupe NH2, -(C=O)NH2, NHR2, - (C=O)NHR2, NR2R3 ou -(C=O)NR2R3„ dans lesquels R2 et R3 identiques ou différents, représentent indépendamment l'une de l'autre, un radical alkyle choisi parmi les radicaux méthyle, éthyle, propyle, isopropyle, n-butyle, isobutyle, sec-butyle ou tert-butyle, - soit Y représente un radical choisi parmi les radicaux cyano, Pθ3H2; SO3H, NH2, -(C=O)NH2,NHR2, -(C=O)NHR2, NR2R3 ou -(C=O)NR R3„ dans lesquels R2 et R3 identiques ou différents, représentent indépendamment l'un de l'autre, un radical alkyle choisi parmi les radicaux méthyle, éthyle, propyle, isopropyle, n-butyle, isobutyle, sec-butyle ou tert-butyle ou un radical CO2R4, dans lequel R4 représente un atome d'hydrogène, un radical alkyle comportant de 1 à 4 atomes de carbone ou un radical aryle et plus particulièrement un radical phényle, caractérisé en ce que le composé de formule (IX) : R'X (IX) dans laquelle X représente un atome d'halogène et R' est tel que défini précédemment est mis à réagir avec le composé de formule (Ilb) telle que définie à la revendication 3, pour conduire selon la stœchiométrie de la réaction, soit au mélange des composés de formules (IVa) :
Figure imgf000027_0001
et (IVa) :
Figure imgf000028_0001
(IVa), soit au composé de formule (IVb) :
Figure imgf000028_0002
(IVb), et en ce que lesdits composés de formules (INa), (IVa) ou ledit composé de formule (IVb), sont soumis à une hydrolyse alcaline pour conduire respectivement au composé de formules (Va) ou (Vb). 6. Procédé de préparation du composé de formule (NI) :
Figure imgf000028_0003
par réduction du composé de formule (IVb) telle que définie à la revendication 5. 7. Procédé de préparation du composé de formule (VII) :
Figure imgf000028_0004
par hydrogéûolyse du composé de formule (NI) telle que définie à la revendication 6. 8. Les composés de formules (IVa), (IV ), (IVb), (VI) et (VII).
PCT/FR2004/050213 2003-06-13 2004-06-04 Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cyclene, et de cyclenes fonctionnalises Ceased WO2005000823A1 (fr)

Priority Applications (5)

Application Number Priority Date Filing Date Title
JP2006516343A JP2006527241A (ja) 2003-06-13 2004-06-04 シス−8b−メチルデカヒドロ−2a,4a,6a,8a−テトラアザシクロペンタ[fg]アセナフチレン、シス−デカヒドロ−2a,4a,6a,8a−テトラアザシクロペンタ[fg]アセナフチレン、サイクレンおよび官能化サイクレン
AT04785719T ATE524449T1 (de) 2003-06-13 2004-06-04 Verfahren zur herstellung von cis-8b- methyldecahydro-2a,4a,6a,8a- tetraazacyclopentaäfgüacenaphthylen, cis- decahydro-2a,4a,6a,8a- tetraazacyclopentaäfgüacenaphthylen, cyclen und funktionalisierten cyclenen
EP04785719A EP1644344B1 (fr) 2003-06-13 2004-06-04 Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg] acenaphthylene, du cis-decahydro-2a,4 a,6a,8a-tetraazacyclopenta[fg] acenaphthylene, du cyclene, et de cyclenes fonctionnalises
US10/560,162 US7659393B2 (en) 2003-06-13 2004-06-04 Method of preparing cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, cyclene and functionalised cyclenes
CA002529332A CA2529332A1 (fr) 2003-06-13 2004-06-04 Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cyclene, et de cyclenes fonctionnalises

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
FR0350217A FR2856063B1 (fr) 2003-06-13 2003-06-13 Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a, 8a-tetraazacyclopenta[fg]acenaphthylene,ou du cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg] acenaphthylene, du cyclene, et de cyclenes fonctionnalises
FR0350217 2003-06-13

Publications (1)

Publication Number Publication Date
WO2005000823A1 true WO2005000823A1 (fr) 2005-01-06

Family

ID=33484719

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/FR2004/050213 Ceased WO2005000823A1 (fr) 2003-06-13 2004-06-04 Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cis-decahydro-2a,4a,6a,8a-tetraazacyclopenta[fg]acenaphthylene, du cyclene, et de cyclenes fonctionnalises

Country Status (7)

Country Link
US (1) US7659393B2 (fr)
EP (1) EP1644344B1 (fr)
JP (1) JP2006527241A (fr)
AT (1) ATE524449T1 (fr)
CA (1) CA2529332A1 (fr)
FR (1) FR2856063B1 (fr)
WO (1) WO2005000823A1 (fr)

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2019072934A1 (fr) 2017-10-11 2019-04-18 Universite Paris-Sud Cryptands a base de calix[4]arenes associes a un macrocycle azote et leur utilisation pour l'extraction selective de metaux strategiques
CN113956262A (zh) * 2021-10-18 2022-01-21 苏州百灵威超精细材料有限公司 一种四氮杂环烷类化合物及其中间体的合成方法

Families Citing this family (6)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
FR2982611B1 (fr) * 2011-11-16 2014-01-03 Univ Bretagne Occidentale Procedes de preparation de composes tetraazacycloalcanes fonctionnels a l'aide d'un compose cyclique bisaminal particulier.
CN110698419A (zh) * 2019-09-26 2020-01-17 广州康瑞泰药业有限公司 一种轮环藤宁的制备方法
CN113072514B (zh) * 2020-01-06 2023-09-01 联化科技股份有限公司 轮环藤宁及其中间体的制备方法
RU2749722C1 (ru) * 2020-07-15 2021-06-16 Федеральное государственное бюджетное образовательное учреждение высшего образования "Уфимский государственный нефтяной технический университет" Способ получения четвертичной аммониевой соли, обладающей противоопухолевым действием
CN113999255A (zh) * 2021-11-11 2022-02-01 中国科学院成都有机化学有限公司 多元稠杂环类化合物及其制备方法
CN115785013A (zh) * 2022-11-17 2023-03-14 安庆朗坤药业有限公司 一种轮环藤宁的制备方法

Citations (4)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO1997049691A1 (fr) * 1996-06-21 1997-12-31 Bracco S.P.A. Procede pour la preparation de tetraazamacrocycles
WO2000032601A2 (fr) * 1998-11-30 2000-06-08 The Procter & Gamble Company Procede de preparation de tetraaza macrocycles pontes transversalement
WO2002006287A2 (fr) * 2000-07-17 2002-01-24 California Institute Of Technology Agents de contraste macrocycliques pour irm
WO2003029228A1 (fr) * 2001-09-28 2003-04-10 Centre National De La Recherche Scientifique (C.N.R.S) Nouveau procede de preparation de macrocycles azotes c-fonctionnalises et nouveaux intermediaires obtenus

Family Cites Families (4)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
ES2156143T3 (es) * 1993-12-30 2001-06-16 Guerbet Sa Ligandos poliaminados, complejos metalicos, procedimiento de preparacion, aplicaciones diagnosticas y terapeuticas.
GB9504922D0 (en) * 1995-03-10 1995-04-26 Nycomed As Process
DE19652386A1 (de) * 1996-12-04 1998-06-10 Schering Ag Verfahren zur Herstellung von Metallkomplexcarbonsäureamiden
CA2435653A1 (fr) * 2001-01-24 2002-08-01 Auckland Uniservices Limited Complexes anticancereux 2,3-dihydro-1h-pyrrolo[3,2-f]quinoline de cobalt et de chrome

Patent Citations (4)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO1997049691A1 (fr) * 1996-06-21 1997-12-31 Bracco S.P.A. Procede pour la preparation de tetraazamacrocycles
WO2000032601A2 (fr) * 1998-11-30 2000-06-08 The Procter & Gamble Company Procede de preparation de tetraaza macrocycles pontes transversalement
WO2002006287A2 (fr) * 2000-07-17 2002-01-24 California Institute Of Technology Agents de contraste macrocycliques pour irm
WO2003029228A1 (fr) * 2001-09-28 2003-04-10 Centre National De La Recherche Scientifique (C.N.R.S) Nouveau procede de preparation de macrocycles azotes c-fonctionnalises et nouveaux intermediaires obtenus

Non-Patent Citations (3)

* Cited by examiner, † Cited by third party
Title
HERVE, GWENAELLE ET AL: "A new route to cyclen, cyclam and homocyclen", TETRAHEDRON LETTERS, 39(38), 6861-6864, 1998, XP004132624 *
HUBIN, TIMOTHY J. ET AL: "Synthesis and X-ray Crystal Structure Determination of the First Copper(II) Complexes of Tetraazamacrocycle-Glyoxal Condensates", INORGANIC CHEMISTRY, 41(26), 7006-7014, 2002, XP002269063 *
SANDNES, ROLF WIGGO ET AL: "A simple synthesis of the macrocycle 1,4,7,10-tetraazacyclododecane", ACTA CHEMICA SCANDINAVICA, 52(12), 1402-1404, 1998, XP009025163 *

Cited By (3)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2019072934A1 (fr) 2017-10-11 2019-04-18 Universite Paris-Sud Cryptands a base de calix[4]arenes associes a un macrocycle azote et leur utilisation pour l'extraction selective de metaux strategiques
CN113956262A (zh) * 2021-10-18 2022-01-21 苏州百灵威超精细材料有限公司 一种四氮杂环烷类化合物及其中间体的合成方法
CN113956262B (zh) * 2021-10-18 2023-03-07 苏州百灵威超精细材料有限公司 一种四氮杂环烷类化合物及其中间体的合成方法

Also Published As

Publication number Publication date
EP1644344B1 (fr) 2011-09-14
US7659393B2 (en) 2010-02-09
CA2529332A1 (fr) 2005-01-06
US20060217548A1 (en) 2006-09-28
FR2856063B1 (fr) 2005-10-07
JP2006527241A (ja) 2006-11-30
ATE524449T1 (de) 2011-09-15
EP1644344A1 (fr) 2006-04-12
FR2856063A1 (fr) 2004-12-17

Similar Documents

Publication Publication Date Title
CA2180379A1 (fr) Nouvelles phenylimidazolidines eventuellement substituees, leur procede et des intermediaires de preparation, leur application comme medicaments et les compositions pharmaceutiques les renfermant
EP2142501B1 (fr) Procede de preparation de derives de porphyrine, telle que la protoporphyrine (ix) et intermediaire de synthese
FR2998298A1 (fr) Synthese de sels d’imidazo[1,2-a]pyrazin-4-ium pour la synthese du 1,4,7-triazacyclononane (tacn) et de ses derives n- et/ou c-fonctionnalises
EP1644344B1 (fr) Procede de preparation du cis-8b-methyldecahydro-2a,4a,6a,8a-tetraazacyclopenta[fg] acenaphthylene, du cis-decahydro-2a,4 a,6a,8a-tetraazacyclopenta[fg] acenaphthylene, du cyclene, et de cyclenes fonctionnalises
EP2780333B1 (fr) Procédés de préparation de composés tétraazacycloalcanes fonctionnels à l'aide d'un composé cyclique bisaminal particulier
FR2655339A2 (fr) Composes et complexes utiles notamment en imagerie medicale.
EP1430036A1 (fr) Nouveau procede de preparation de macrocycles azotes c-fonctionnalises et nouveaux intermediaires obtenus
EP2130821A1 (fr) Dérivés du 3,4,5-trinitropyrazole, leur préparation et les compositions énergétiques les renfermant
CA2261829C (fr) Intermediaires pour la preparation de 2-imidazoline-5-ones
WO2010000793A1 (fr) Dérives ferroceniques a activite anticancereuse
CA2949334A1 (fr) Composes de type 5-acylsulfanyl-histidine en tant que precurseurs des 5-sulfanylhistidines correspondantes et de leurs disulfures
EP2903973B1 (fr) Nouveaux azotures, procédés de fabrication et leurs applications
FR3037955A1 (fr) Ligands polydentates et complexes metalliques
CA2640031A1 (fr) Nouvelle methode de synthese de l,4-morpholine-2,5-diones
Demina et al. Catalyst-free three-component synthesis of hydroxyalkyltriazolylmethylidene barbiturates
EP1020465A1 (fr) Composes indoliques stereo-isomeres, leur procede de preparation et leur utilisation
EP0659184B1 (fr) (amino-3 phenyl)-1 ethanesulfonate d'hydroquinine optiquement actif, sa preparation et son utilisation
EP2470514A1 (fr) Pseudo-dipeptides comme inhibiteurs de mmp
EP0659175A1 (fr) Derives d'(amino-3 phenyl)-1 ethanesulfonate d'alkylammonium optiquement actifs, leur preparation et leur utilisation.
CA3119871A1 (fr) Nouvelle voie de synthese de diazirines, enrichies ou non en azote-15
FR2738821A1 (fr) Indeno[1,2-e]pyrazin-4-ones, leur preparation et les medicaments les contenant
CH688149A5 (fr) Procédé de synthèse de 1-alkyl-3-hydroxy-5-halogéno-1,2,4-triazoles et nouveaux dérivés d'hydrazine.
CZ377797A3 (cs) Nové deriváty 2-azabicyklo/2.2.1/heptanu, způsob jejich přípravy a jejich použití
BE548530A (fr)

Legal Events

Date Code Title Description
AK Designated states

Kind code of ref document: A1

Designated state(s): AE AG AL AM AT AU AZ BA BB BG BR BW BY BZ CA CH CN CO CR CU CZ DE DK DM DZ EC EE EG ES FI GB GD GE GH GM HR HU ID IL IN IS JP KE KG KP KR KZ LC LK LR LS LT LU LV MA MD MG MK MN MW MX MZ NA NI NO NZ OM PG PH PL PT RO RU SC SD SE SG SK SL SY TJ TM TN TR TT TZ UA UG US UZ VC VN YU ZA ZM ZW

AL Designated countries for regional patents

Kind code of ref document: A1

Designated state(s): BW GH GM KE LS MW MZ NA SD SL SZ TZ UG ZM ZW AM AZ BY KG KZ MD RU TJ TM AT BE BG CH CY CZ DE DK EE ES FI FR GB GR HU IE IT LU MC NL PL PT RO SE SI SK TR BF BJ CF CG CI CM GA GN GQ GW ML MR NE SN TD TG

121 Ep: the epo has been informed by wipo that ep was designated in this application
WWE Wipo information: entry into national phase

Ref document number: 2004785719

Country of ref document: EP

ENP Entry into the national phase

Ref document number: 2529332

Country of ref document: CA

WWE Wipo information: entry into national phase

Ref document number: 2006516343

Country of ref document: JP

WWE Wipo information: entry into national phase

Ref document number: 2006217548

Country of ref document: US

Ref document number: 10560162

Country of ref document: US

WWP Wipo information: published in national office

Ref document number: 2004785719

Country of ref document: EP

WWP Wipo information: published in national office

Ref document number: 10560162

Country of ref document: US