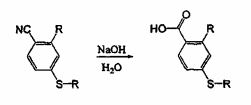
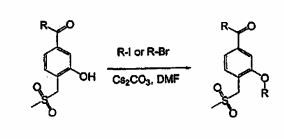
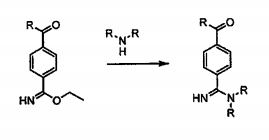
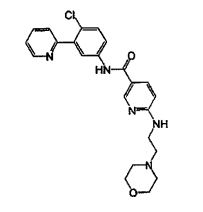
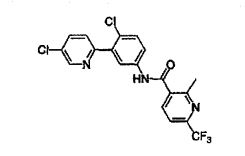
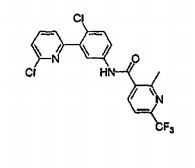
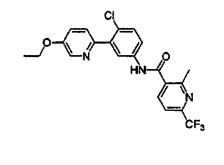
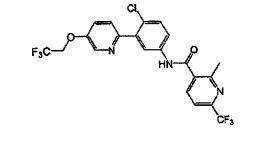
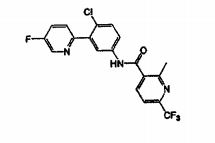
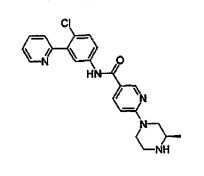
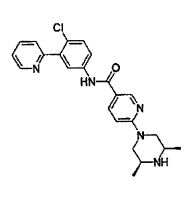
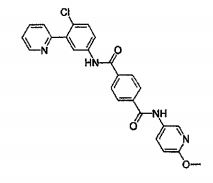
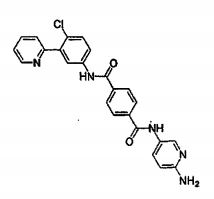
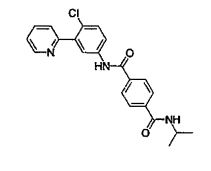
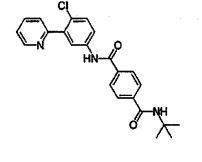
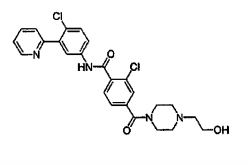
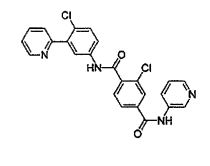
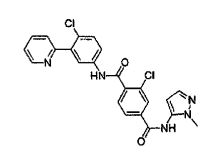
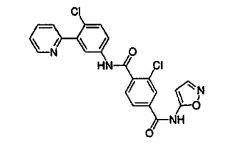
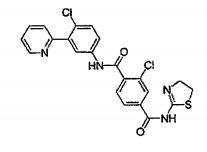
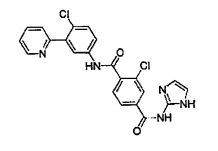
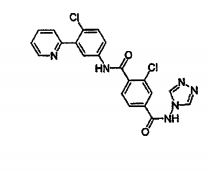
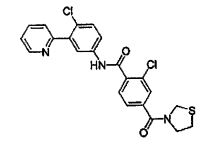
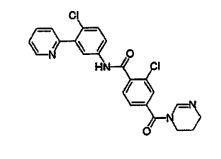
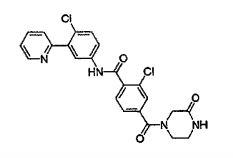
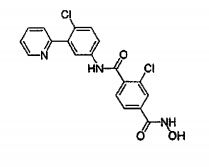
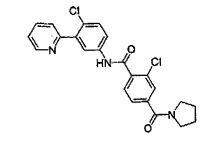
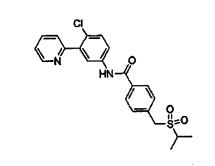
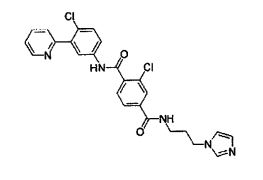
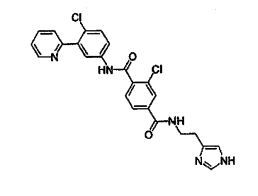
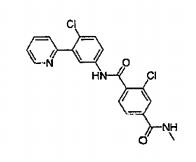
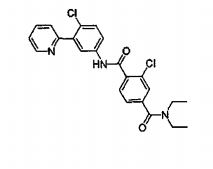
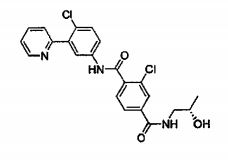
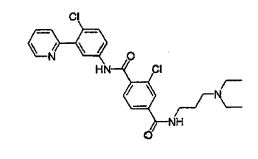
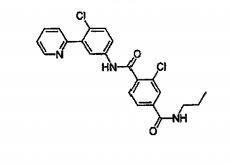
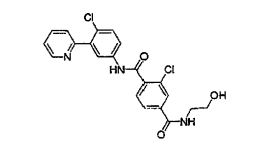
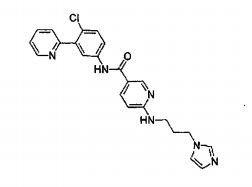
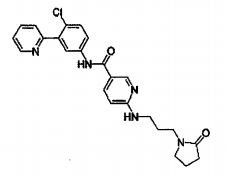
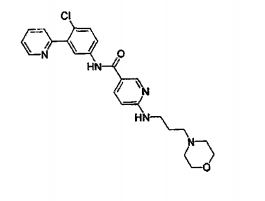
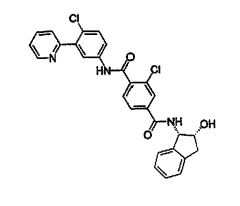
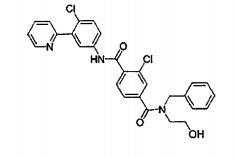
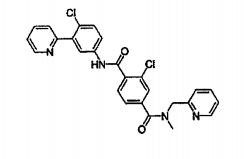
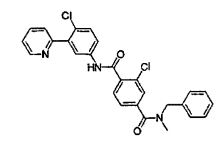
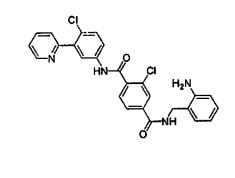
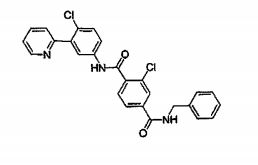
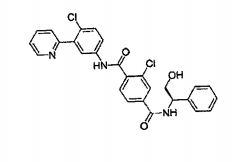
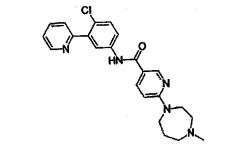
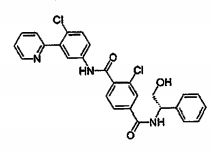
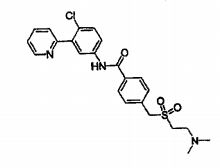
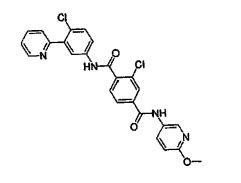
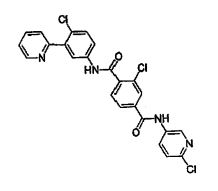
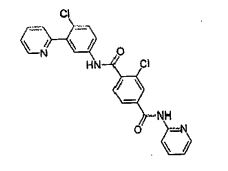
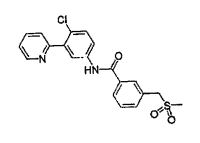
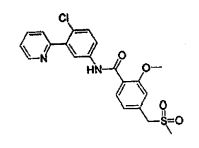
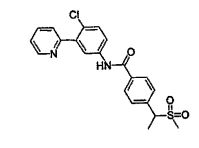
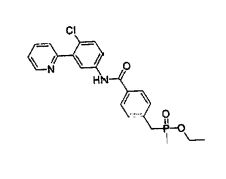
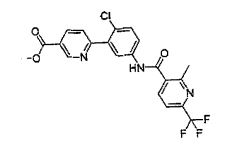
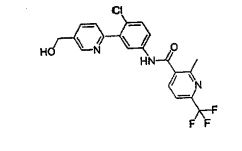
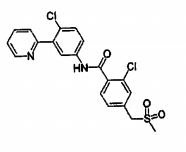
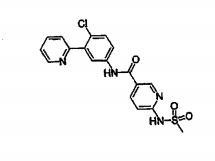
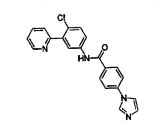
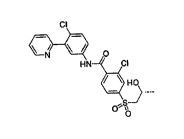
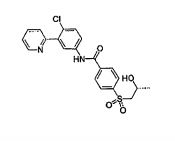
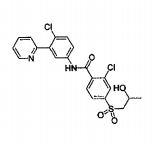
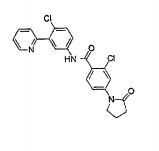
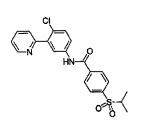
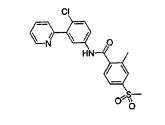
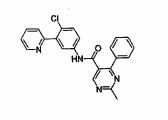
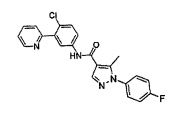
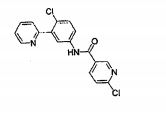
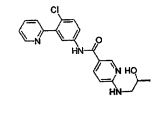
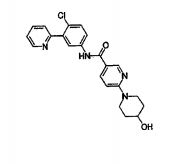
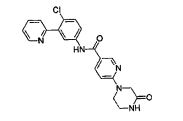
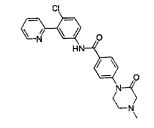
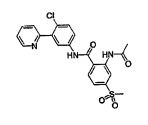
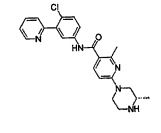
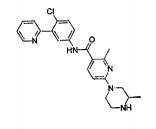
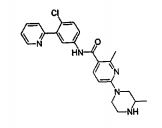
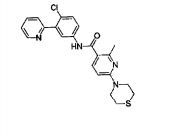
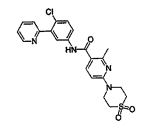
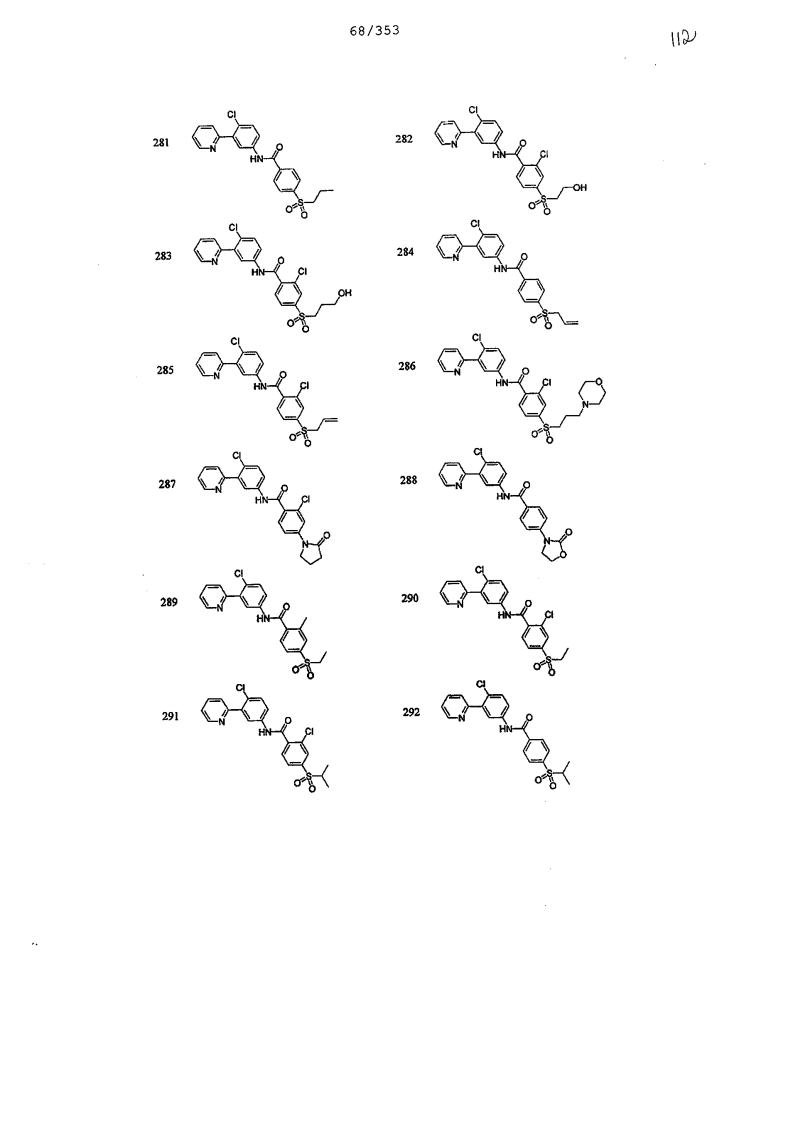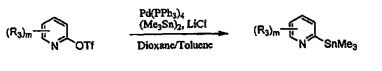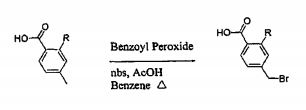CAMPO DA INVENÇÃO
A presente invenção se refere a compostos orgânicos úteis para terapia e/ou profilaxia em um mamífero, em particular compostos piridil que inibem a trajetória de sinalização de hedgehog, e são úteis no tratamento de doenças hiperproliferativas e doenças mediadas de angiogênese.
FUNDAMENTOS DA INVENÇÃO
A proteína Hedgehog (Hh) foi primeiro identificada em Drosophila melanogaster como um gene de polaridade de segmento em modelagem de embrião Nusslein-Volhard e outros., Roux.Arch.Dev. Biol. 193: 267-282 (1984)). Três ortologs de Drosophila hedgehog (Sônica, Deserto e Indiano) foram mais tarde identificados como ocorrendo em todos os vertebrados incluindo peixes, pássaros e mamíferos. A hedgehog de deserto (DHh) é expressa principalmente nos testes, ambos em desenvolvimento embriônico de camundongo, e em roedores adultos e humanos; a hedgehog indiana (IHh) é envolvida no desenvolvimento de osso durante embriogênese e na formação de osso no adulto; e a hedgehog sônica (SHh) é expressa em níveis altos na corda dorsal e placa inferior de desenvolvimento de embriões de vertebrados. Ensaios de transplante in vitro, bem como expressão ectópica de SHh em animais transgênicos têm desempenhado um papel chave na modelagem do tubo neuronal (Echelard e outros., supra. ; Ericson e outros., Cell 81: 747-56 (1995); Marti e outros., Nature 375: 322-5 (1995); Krauss e outros, Cell 75, 1432-44 (1993); Riddle e outros., Cell 75: 1401-16 (1993); Roelink e outros, Cell 81:445-55 (1995); Hynes e outros., Neuron 19: 15-26 (1997). A Hh também desempenha um papel no desenvolvimento dos membros (Krauss e outros., Cell 75: 1431-44 (1993); Laufer e outros., Cell 79, 993-1003(1994)), somitas (Fan e Tessier-Lavigne, Cell 79, 1175-86 (1994);Johnson e outros., Cell 79: 1165-73 (1994)), membros (Bellusci e outros., Develop. 124:53-63 (1997) e pele (Oro e outros., Science 276:817-21 (1997)). Do mesmo modo, as IHh e DHh são envolvidas no desenvolvimento de célula do osso, intestino e germinal (Apelqvist e outros., Curr. Biol. 7: 801-4 (1997); Bellusc e outros., Dev. Suppl.124: 53-63 (1997); Bitgood e outros., Curr. Biol. 6: 298-304 (1996); Robert e outros., Development 121: 3163-74 (1995)).
A SHh humana é sintetizada como uma proteína precurssora de 45 kDa que, sob divagem autocatalítica, produz uma fragmento de terminal N de 20 kDa que é responsável pela atividade de sinalização da hedgehog normal; e um fragmento de terminal C de 25 kDa que é responsável pela atividade de autoprocessamento na qual o fragmento de terminal N é conjugado a uma quantidade de colesterol (J.J. Lee e outros., (1994) Science 266, 1528- 1536; D.A. Bumcrot e outros. (1995), Mol. Cell Biol. 15,2294-2303; J.A. Porter e outros (1995) Nature 374, 363- 366). O fragmento de terminal N consiste de residues de amino ácidos 24-197 da sequência precurssora de comprimento total que permanece associada à membrana através do colesterol em seu terminal C (J. A. Porter e outros., (1996) Science 274, 255-258; J.A. Porter e outros (1995) Cell 86, 21-34). A conjugação de colesterol é responsável pela localização do tecido do sinal da hedgehog.
Na superfície celular, o sinal da Hh é contemplado para ser revezado pela proteína de domínio de transmembrana 12 Remendada (Pte) (Hooper e Scoot, Cell 59: 751-65 (1989); Nakano e outros, Nature 341: 508-13 (1989)) e receptor similar a proteína acoplada G Alisada (Smo) (Alcedo e outros., Cell 86: 221-232 (1996); van den Heuvel e Ingham, Nature 382: 547-551 (1996)). Ambas a evidência genética e bioquímica suportam um modelo de receptor onde a Ptc e a Smo são partes de um complexo de receptor de multicomponente (Chen e Struhl, Cell 87: 553-63 (1996); Marigo e outros., Nature 384: 176-9 (1996); Stone e outros., Nature 384: 129-34 (1996)). Após ligação da Hh a Ptc, o efeito inibitório normal da Ptc na Smo é aliviado, permitindo que a Smo transduza o sinal da Hh através da membrana de plasma. Contudo, o mecanismo exato pelo qual a Ptc controla a atividade da Smo ainda tem que ser esclarecido.
A cascata de sinalização iniciada pela Smo resulta na ativação dos fatores de transcrição Gli que se deslocam no núcleo onde eles controlam a transcrição dos genes alvos. Os Gli têm sido mostrados para influenciar a trancrição dos inibidores de trajetória da Hh tais como Ptc e Hipl em um laço de realimentação negativa indicando que controle firme da atividade de trajetória da Hh é requerido para diferenciação celular própria e formação de órgão. A ativação não-controlada da trajetória de sinalização da Hh está associada com malignidades, em particular aquelas do cérebro, pele e músculo, bem como angiogênese. Uma explanação para isto é que a trajetória da Hh tem sido mostrada para regular a proliferação celular em adultos pela ativação de genes envolvidos na progressão de ciclo celular, tal como ciclina D, que é envolvida na transição Gl-S. Também, a SHh bloqueia a captura de ciclo celular mediada por p21, um inibidor de quinase dependente de ciclina. A sinalização da Hh é adicionalmente implicada em câncer pela indução dos componentes na trajetória EGFR (EGF, Her2) envolvida na proliferação, bem como componentes nas trajetórias PDGF (PDGFα) e VEGF envolvidas na angiogênese. A perda de mutações de função no gene Ptc tem sido identificada em pacientes com a sindrome de nervos de célula basal (BCNS) , uma doença hereditária caracterizada por carcinomas de célula basal múltiplos (BCCs). As mutações do gene Ptc disfuncional têm também sido associadas com uma grande percentagem de tumores de carcinoma de célula basal esporádicos (Chidambaram e outros., Cancer Research 56: 4599-601 (1996); Gailani e outros., Nature Genet. 14: 78-81 (1996); Hahn e outros., Cell 85: 841-51 (1996); Johnson e outros./ Science 272: 1668-71 (1996); Unden e outros., Câncer Res. 56: 4562-5; Wicking e outros.. Am. J. Hum. Genet. 60: 21-6 (1997)). A perda da função da Pte é contemplada para causar uma sinalização descontrolada da Smo no carcinoma de célula basal. Similarmente, a ativação das mutações da Smo tem sido identificada em tumores BCC esporádicos (Xie e outros., Nature 391: 90-2 (1998)), enfatizando o papel da Smo como uma sub-unidade de sinalização no complexo de receptor para SHh.
Vários inibidores de sinalização de hedgehog têm sido investigados, tal como Ciclopamina, um alcalóide natural que tem sido mostrado para capturar ciclo celular em G0-G1 e induzir apoptose no SCLC. A ciclopamina é acreditada inibir a Smo pela ligação ao seu feixe heptahelicoidal. A forskolina tem sido mostrada para inibir a trajetória da Hh à montante da Smo pela ativação da proteína kipase A (PKA) que mantém os fatores de transcrição Gli inativos. Apesar dos avanços com este e outros compostos, permanece uma necessidade de inibidores potentes da trajetória de sinalização de hedgehog.
SUMÁRIO DA INVENÇÃO
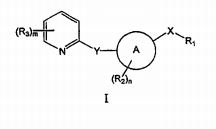
Em um aspecto da presente invenção, são providos novos inibidores de hedgehog tendo a fórmula geral (I)

em que A é carbociclo ou heterociclo; X é alquileno, NR4C(O), NR4C(S), N (C (O) RJ C (0) , NR4SO, NR4SO2, NR4C(O)NH, NR4C(S)NH, C(O)NR4, C(S)NR4, NR4PO OU NR4PO(OH) ; Y não está presente ou é CHR4, 0, S, SO, S02 ou NR4; Rj. é selecionado a partir do grupo consistindo de alquila, um carbociclo ou heterociclo, cada qual opcionalmente substituído com hidroxila, halogênio, amino, carbonila, nitro, ciano, acila, alquila, alcanoilamina, alquilsulfamoil, alquilsulfonamida, um carbociclo ou um heterociclo; em que referidos substituintes amino, alquila, acila, alquilsulfonila, alquilsulfinila, alcóxi, alquilcarbamoil, alcanoilamina, alquilsulfamoila, alquilsulfonamida, carbociclo e heterociclo são opcionalmente substituídos com amino, halogênio, hidroxila, carbonila, ou um carbociclo ou heterociclo, que é opcionalmente substituído com hidroxila, amino, halogênio, haloalquila, alquila, alcóxi ou acila; R2 é halogênio, hidroxila, alquila, acila ou alcóxi cada opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila, alquilsulfonila ou alcóxi; R3 é halogênio, hidroxila, carboxila, alquila, acila, alcóxi, alcóxicarbonila, carbamoila, alquilsulfeto, alquilsulfinila, alquilsulfonila, um carbociclo ou heterociclo, em que cada alquila, acila, alcóxi, alcóxicarbonila, carbamoila, alquilsulfeto, alquilsulfinila, alquilsulfonila, carbociclo e heterociclo é opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila, alquilsulfonila ou alcóxi; R4 é H ou alquila; m é 0-3; n é 0-3; e sais e solvatos do mesmo.
Em outro aspecto da invenção, são providas composições compreendendo compostos de fórmula I e um veículo, diluente ou excipiente.
Em outro aspecto da invenção, é provido um método para tratamento de câncer compreendendo a administração de uma quantidade efetiva de um composto de fórmula I a um mamífero em necessidade do mesmo.
Em outro aspecto da invenção, é provido um método para inibir sinalização de hedgehog em uma célula compreendendo o contato de referida célula com um composto de fórmula I.
Em outro aspecto da invenção, é provido um método para tratamento de uma doença ou condição associada com a sinalização de hedgehog em um mamífero, compreendendo a administração ao referido mamífero de uma quantidade efetiva de um composto de fórmula I.
Em outro aspecto da invenção, são providos processos para preparação dos compostos da invenção.
DESCRIÇÃO DETALHADA DAS CONCRETIZAÇÕES PREFERIDAS
"Acila" significa uma carbonila contendo substituinte representado pela fórmula -C(O)-R, em que R é H, alquila, um carbociclo, um heterociclo, alquila substituída por carbociclo ou alquila substituída por heterociclo, no qual os alquila, alcóxi, carbociclo e heterociclo são conforme definidos aqui. Os grupos alquila incluem alcanoil (por exemplo., acetil), aroil (por exemplo., benzoil), e heteroaroil.
"Alquila" significa um grupo hidrocarboneto alifático ramificado ou não-ramificado, saturado ou insaturado (isto é., alquenil, alquinil), tendo até 12 átomos de carbono, a menos que de outro modo especificado. Quando usado como parte de outro termo, por exemplo "alquilamino", a porção alquila é preferivelmente uma cadeia de hidrocarboneto saturada; contudo, também inclui cadeias de carbono de hidrocarboneto insaturadas tais como "alquenilamino" e "alquinilamino". "Alquilfosfinato" significa um grupo - P(O)R-alquila no qual R é H, alquila, carbociclo-alquila ou heterociclo-alquila. Exemplos de grupos alquila preferidos incluem metila, etila, n-propila, isopropila, n-butila, iso-butila, sec-butila, terc-butila, n-pentila, 2- metilbutila, 2,2-dimetilpropila, n-hexila, 2-metilpentila, 2,2-dimetilbutila, n-heptila, 3-heptila, 2-metilhexila, e similares. Os termos "alquila inferior", "Ci-C4 alquila" e "alquila de 1 a 4 átomos de carbono" são sinônimos e usados 5 intercambeavelmente para significar metila, etila, 1- propila, isopropila, ciclopropila, 1-butila, sec-butila ou t-butila. A menos que especificado, os grupos alquila substituídos podem conter um, (preferivelmente), dois, três ou quatro substituintes que podem ser os mesmos ou 10 diferentes. Exemplos dos grupos alquila substituídos acima incluem, mas não estão limitados a, cianometila, nitrometila, hidróximetila, tritilóximetila, propionilóximetila, aminometila, carbóximetila, carbóxietila, carbóxipropila, alquilóxicarbonilmetila, 15 alquilóxicarbonilaminometila, carbamoilóximetila, metilóximetila, etóximetila, t-butilóximetila, acetóximetila, clorometila, bromometila, iodometila, trifluormetila, 6-hidróxihexila, 2,4-dicloro(n-butila), 2- amino(iso-propila), 2-carbamoilóxietila e similares. O 20 grupo alquila pode também ser substituído com um grupo carbociclo. Exemplos incluem grupos ciclopropilmetila, ciclobutilmetila e ciclohexilmetila, bem como os grupos - etila, -propila, -butila, -pentila, -hexila, etc. Alquilas substituídas preferidas são metilas substituídas, por 25 exemplo., um grupo metila substituído pelos mesmos substituintes como o grupo "Cn-Cm alquila substituído". Exemplos do grupo metila substituído inclui grupos tais como hidróximetila, hidróximetila protegida (por exemplo., tetrahidróxipiranilóximetila), acetóximetila, carbamoilóximetila, trifluormetila, clorometila, carbóximetila, bromometila e iodometila.
"Amidina" ou "amidino" significa o grupo -C(NH)-NRR, no qual R é independentemente H, OH, alquila, alcóxi, um carbociclo, um heterociclo, uma alquila substituída por carbociclo, ou uma alquila substituída por heterociclo; ou ambos grupos R juntos formam um heterociclo. Uma amidina preferida é o grupo -C(NH)-NH2.
"Amino" denota aminas primárias (isto é, -NH2) , secundária (isto é., -NRH), e terciária (isto é., -NRR), no qual R é independentemente alquila, um carbociclo (por exemplo., arila), um heterociclo (por exemplo., heteroarila), alquila substituída por carbociclo (por exemplo., benzila), ou uma alquíla substituída por heterociclo, ou alternativamente dois grupos R juntos com o átomo de nitrogênio dos quais eles dependem para formarem um heterociclo. Aminas secundárias e terciárias particulares são alquilamina, dialquilamina, acrilamina, diarilamina, aralquilamina e diaralquilamina. Aminas secundárias e terciárias particulares são metilamina, etilamina, propilamina, isopropilamina, fenilamina, benzilamina dimetilamina, dietilamina, dipropilamina e diisopropilamina.
"Grupos de proteção de amino", conforme aqui usados, se referem a um derivado dos grupos comumente empregados para bloquear ou proteger um grupo amino enquanto as reações são efetuadas em outros grupos funcionais no composto. Exemplos de tais grupos de proteção incluem grupos carbamatos, amidas, alquila e arila, iminas, bem como muitos derivados de N-heteroátomo que podem ser removidos para regenerar o grupo amino desejado. Os grupos de proteção de amino preferidos são Boc, Fmoc e Cbz. Exemplos adicionais destes grupos são encontrados em T. W. Green e P. G. M. Wuts, "Protective Groups in Organic Synthesis", 2a edição., John Wiler & Sons, Inc., New York, NY, 1991, Capítulo 7; E. Haslam, "Protective Groups in Organic Chemistry", J. G. W. McOmie, Ed., Plenum Press, New York, NY, 1973, Capitulo 5, e T. W. Greene, "Protective Groups in Organic Synthesis", John Wilei e Sons, New York, NY, 1981. O termo "amino protegido" se refere a um grupo amino substituído com um dos grupos de proteção de amino acima.
"Arila" quando usada sozinha ou como parte de outro termo significa um grupo aromático carbocíclico se ou não fundido, tendo o número de átomos de carbono designado, ou se nenhum número é designado, até 14 átomos de carbono. Os grupos arila incluem fenila, naftila, bifenila, fenantrenila, naftacenila e similares (ver, por exemplo., Lang's Handbook of Chemitry (J. A. Dean., ed) 13a edição ed. Tabela 7-2 [1985]. Em uma concretização particular, a arila pode ser fenila. A fenila substituída ou arila substituída denota um grupo fenila ou grupo arila substituída com um, dois, três, quatro ou cinco, tais como 1-2, 1-3 ou 1-4 substituintes escolhidos, a menos que de outro modo especificado, a partir de halogênio (F, Cl, Br, I), hidróxi, hidróxi protegido, ciano, nitro, alquila (por exemplo, Ci~C4 alquila), alcóxi (por exemplo., Ci-C6 alcóxi), benzilóxi, carbóxi, carbóxi protegido, carbóximetila, carbóximetila protegida, hidróximetila, hidróximetila protegida, aminometila, aminometila protegida, trifluormetila, alquilsulfonilamino, arilsulfonilamino, heterociclilsulfonilamino, heterociclila, arila, ou outros grupos especificados. Um ou mais grupos metino (CH) e/ou metileno (CH2) nestes substituintes podem, por sua vez, serem substituídos com um grupo similar conforme aqueles denotados acima. Exemplos do termo "fenila substituída" incluem mas não está limitado a, um grupo mono- ou di(halo)fenila tais como 2-clorofenila, 2-bromofenila, 4-clorofenila, 2,6-diclorofenila, 2,5- diclorofenila, 3,4-diclorofenila, 3-clorofenila, 3- bromofenila, 4-bromofenila, 3,4-dibromofenila, 3-cloro-4- fluorfenila, 2-fluorfenila, e similares; um grupo mono- ou di(hidróxi)fenila, tais como 4-hidróxifenila, 3- hidróxifenila, 2,4-dihidróxifenila, os derivados hidróxi protegidos das mesmas e similares; um grupo nitrofenila tal como 3- ou 4-nitrofenila; um grupo cianofenila, por exemplo, 4-cianofenila; um grupo mono ou di(alquilfenila inferior) tais como 4-metilfenila, 2,4-dimetilfenila, 2- metilfenila, 4-(iso-propil)fenila, 4-etilfenila, 3-(n- propil)fenila e similares; um grupo mono ou di(alcóxi)fenila, por exemplo, 3,4-dimetóxifenila, 3- metóxi-4-benzilóxifenila, 3-metóxi-4(1- clorometil)benzilóxi-fenila, 3-etóxifenila, 4- (isopropóxi)fenila, 4-(t-butóxi)fenila, 3-etóxi-4- metóxifenila e similares; um grupo 3- ou 4- trifluormetilfenila; um grupo mono- ou dicarbóxifenila ou (carbóxi protegido)fenila tal como 4-carbóxifenila; um mono- ou di(hidróximetil)fenila ou (hidróximetil protegido)fenila tal como 3-(hidróximetil protegido)fenila ou 3,4-di(hidróximetil)fenila; um mono- ou di(aminometil)fenila ou (aminometil protegido)fenila, tal como 2-(aminometil)fenila) ou 2,4-(aminometil protegido) fenila; ou um mono ou di (N- (metilsulfonilamino) ) fenila tal como 3-(N- metilsulfonilamino)fenila. Também, o termo "fenila substituída" representa grupos fenilas di-substituídas onde os substituintes são diferentes, por exemplo., 3-metil-4- hidróxifenila, 3-cloro-4-hidróxifenila, 2-metóxi-4- bromofenila, 4-etil-2-hidróxifenila, 3-hidróxi-4- nitrofenila, 2-hidróxi-4-clorofenila, e similares, bem como grupos fenilas tri-substituidas onde os substituintes são diferentes, por exemplo., 3-metóxi-4-benzilóxi-6-metil sulfonilamino, 3-metóxi-4-benzilóxi-6-fenil sulfonilamino, e grupos fenilas tetra-substituídas onde os substituintes são diferentes tais como 3-metóxi-4-benzilóxi-5-metil-6- fenil sulfonilamino. Os grupos fenilas substituídos incluem grupos 2-clorofenila, 2-aminofenila, 2-bromofenila, 3- metóxifenila, 3-etóxi-fenila, 4-benzilóxifenila, 4- metóxifenila, 3-etóxi-4-benzilóxifenila, 3,4-dietóxifenila, 3-metóxi-4-benzilóxifenila, 3-metóxi-4-(1- clorometil)benzilóxi-fenila, 3-metóxi~4-(1- clorometil)benzilóxi -6- metil sulfonil aminofenila. Os anéis arilas fundidos podem também serem substituídos com qualquer (por exemplo., 1, 2 ou 3) dos substituintes aqui especificados na mesma maneira como grupos alquila substituídos.
"Carbamoila" significa uma aminocarbonila contendo substituinte representado pela fórmula C(O)N(R)2, em que R é H, hidroxila, alcóxi, alquila, um carbociclo, um heterociclo, uma alquila ou alcóxi substituída por carbociclo, ou alquila ou alcóxi substituída por heterociclo, no qual a alquila, alcóxi, carbociclo e heterociclo são conforme aqui definidos. Os grupos carbamoila incluem alquilaminocarbonil (por exemplo., etilaminocarbonil, Et-NH-CO-), arilaminocarbonil (por exemplo., fenilaminocarbonil), aralquilaminocarbonil (por exemplo., benzoilaminocarbonil) , um heterocicloaminocarbonil (por exemplo., piperizinilaminocarbonil), e, em particular, um heteroarilaminocarbonil (por exemplo., piridilaminocarbonil).
"Carbociclil", "carbocíclico" e "carbocicle" e "carbociclo", sozinho e quando usado como uma porção em um grupo complexo tal como um grupo carbocicloalquil, se refere a um anel alifático mono-, bi- ou tricíclico, tendo 3 a 14 átomos de carbono, e preferivelmente 3 a 7 átomos de carbono, que podem ser saturados ou insaturados, aromáticos ou não-aromáticos. Grupos carbocíclicos saturados preferidos incluem grupos ciclopropila, ciclobutila, ciclopentila e ciclohexila, e os mais preferidos são ciclopropila e ciclohexila, e o mais preferido é ciclohexila. Carbociclos insaturados preferidos são aromáticos, por exemplo., grupos arila conforme anteriormente definidos, o mais preferido sendo fenila. Os termos "carbociclil substituídos", "carbocicle substituídos" e "carbociclo substituído", a menos que de outro modo especifiçado, significam estes grupos substituídos pelos mesmos substituintes conforme o grupo "alquila substituída". 0 "grupo de proteção de carbóxi", conforme aqui usado, se refere a um dos derivados do éster do grupo ácido carboxílico, comumente empregado para bloquear ou proteger o grupo ácido carboxílico enquanto as reações são efetuadas em outros grupos funcionais no composto. Exemplos de tais grupos de proteção de ácido carboxílico incluem 4- nitrobenzila, 4-metóxibenzila, 3,4-dimetóxibenzila, 2-4- dimetóxibenzila, 2,4,6-trimetóxibenzila, 2,4,6- trimetóxibenzila, pentametilbenzila, 3,4- metilenodióxibenzila, benzidrila, 4,4'-dimetóxibenzidrila, 2,2',4,4'-tetrametóxibenzidrila, alquila tal como t-butila ou t-amila, tritila, 4-metóxitritila, 4,4'-dimetóxitritila, 4,4',4"-trimetóxitritila, 2-fenilprop-2-ila, trimetilsilila, t-butildimetilsilila, fenacila, 2,2,2,- tricloroetila, beta-(trimetilsilil)etila, beta-(di(n- butiljmetilsilil)etila, p-toluenosulfoniletila, 4- nitrobenzilsulfoniletila, alila, cinamila, 1- (trimetilsililmetil)prop-l-em-3-ila, e similares. A espécie de grupo de proteção de carbóxi empregada não é crítica, considerando-se que o ácido carboxílico derivado é estável para a condição de reação(ões) subseqüente(s) nas outras posições da molécula, e pode ser removida no ponto apropriado sem rompimento do restante da molécula. Em particular, é importante não submeter uma molécula protegida de carbóxi à bases nucleofilicas fortes, tais como hidróxido de lítio ou NaOH, ou condições de redução empregando hidretos metálicos altamente ativados, tais como LiAlH4. (Tais condições de remoção severas são também para serem evitadas quando se remove grupos de proteção de amino e grupos de proteção de hidróxi, discutidos abaixo). Os grupos de proteção de ácido carboxilico preferidos são os grupos alquila (por exemplo, metila, etila, t-butila), alquila, benzila e p-nitrobenzila. Grupos de proteção carbóxi similares usados na técnica da cefalosporina, penicilina e peptídeo podem também ser usados para proteger substituintes do grupo carbóxi. Exemplos adicionais destes grupos são encontrados em T. W. Greene and P. G. M. Wuts, "Protective Groups in Organic Synthesis", 2th ed., John Wiley & Sons, Inc., New York, N. Y., 1991, chapter 5; E. Haslam, "Protective Groups in Organic Chemistry", J. G. W. McOmie, Ed., Plenum Press, New York, N. Y., 1973, Chapter 5, and T. W. Greene, "Protective Groups in Organic Synthesis", John Wiley and Sons, New York, NY, 1981, Chapter 5. O termo "carbóxi protegido" se refere a um grupo carbóxi substituído com um dos grupos de proteção carbóxi acima.
"Guanidina" significa o grupo -NH-C(NH)-NHR em que Ré H, alquila, um carbociclo, um heterociclo, uma laquila substituída por carbociclo, uma alquila substituída por heterociclo. Um grupo guanidina particular é -NH-C(NH)-NH2.
"Grupo heterocíclico", "heterocíclico", "heterocicle", "heterociclil", ou "heterociclo" sozinhos e quando usado como uma porção em um grupo complexo tal como um grupo heterocicloalquila, são usados intercambeavelmente e se referem a qualquer anel mono-, bi-, ou triciclíco, saturado ou insaturado, aromático (heteroarila) ou não-aromático tendo o número de átomos designados, geralmente de 5 a cerca de 14 átomos no anel, onde os átomos do anel são carbono e pelo menos um heteroátomo (nitrogênio, enxofre ou oxigênio) e preferivelmente 1 a 4 heteroátomos."heterociclosulfonila" significa um grupo SC>2-heterociclo; "heterociclosulfinila" significa um grupo SO-heterociclo. Tipicamente, um anel 5-membrado possui o a 2 ligações duplas e um anel 6- ou 7-membrado possui 0 a 3 ligações duplas e o heteroátomo de nitrogênio ou enxofre pode opcionalmente ser oxidado (por exemplo., SO, SO2) , e qualquer heteroátomo de nitrogênio pode ser opcionalmente quaternizado. Heterociclos não-aromáticos preferidos incluem morfolinila (morfolino), pirrolidinila, oxiranila, oxetanila, tetrahidrofuranila, 2,3-dihidrofuranila, 2H- piranila, tetrahidropiranila, thiiranila, thietanila, tetrahidroetanila, aziridinila, azetidinala, l-metil-2- pirrolidila, piperazinila e piperidinila. Um grupo "heterocicloalquila" é um grupo heterociclo como definido acima covalentemente ligado a um grupo alquila como definido acima. Heterociclos 5-membrados preferidos contendo um átomo de enxofre ou oxigênio e um a três átomos de nitrogênio incluem thiazilila, em particular thiazol-2- ila e thiazol-2-ila N-óxido, thiadiazolila, em particular 1,3,4-thiadiazol-5-ila e 1,2,4-thiadiazol-5-ila, oxazolila, preferivelmente oxazol-2-ila, e oxadiazolila, tal como 1,3,4-oxadiazol-5-ila, e 1,2,4-oxadiazol-5-ila. Heterociclos de anel 5-membrado preferidos contendo 2 a 4 átomos de nitrogênio incluem imidazolila, preferivelmente imidazol-2-ila; triazolila, preferivelmente 1,3,4-triazol- 5-ila, 1,2,3-triazol-5-ila, 1/2,4-triazol-5-ila, e tetrazolila, preferivelmente lH-tetrazol-5-ila. Heteociclos 5-membrado fundido com benzo são benzoxazol-2-ila, benothiazol-2-ila e benzimidazol-2-ila. Heterociclos 6- membradis preferidos contendo um ou três átomos de nitrogênio e opcionalmente um étomo de enxofre ou oxigênio, por exemplo, piridila, tal como pirid-2-ila, pirid-3-ila e pirid-4-ila; pirimidila, preferivelmente pirimid-2-ila epirimid-4-ila; triazinila, preferivelmente 1,3,4-triazin- 2-ila e 1,3,5-triazin-4-ila; piridazinila, em particular piridazin-3-ila, e pirazinila. Os N-óxidos piridina e N- óxidos piridazina e os grupos piridila, pirimid-2-ila, pirimid-4-ila, piridazinila e o 1,3,4-triazin-2-ila, são grupos preferidos, substituintes para heterociclos opcionalmente substituídos, e exemplos adicionais dos sistemas de anel 5- ou 6-membrados discutidos acima podem ser encontrados em W. Druckheimer et ai., Patente U. S. No. 4.278.793.
"Heteroarila" sozinha ou quando usada como uma porção em um grupo complexo tal como um grupo heteroaralquila, se refere a qualquer sistema de anel mono-, bi-, ou tricíclico tendo o número de átomos designados onde pelo menos um anel é um anel contendo 5-, 6-, ou 7-membrado contendo de um a quatro heteroátomos selecionados a partir do grupo nitrogênio, oxigênio, e enxofre, e preferivelmente pelo menos um heteroátomo é nitrogênio (Lang's Handbook of Chemistry, supra). Incluídas nas definições estão quaisquer grupos bicíclicos onde qualquer dos anéis heteroarila acima são fundidos a um anel benzeno. Heteroarilas em que nitrogênio ou oxigênio é o heteroátomo são preferidos. Os seguintes sistemas de anéis são exemplos de grupos heteroarila (se substituídos ou não-substituídos) denotado pelo termo "heteroarila": thienila, furila, imidazolila, pirazolila, thiazolila, isothiazolila, oxazolila, isoxazolila, triazolila, thiadiazolila, oxadiazolila, tetrazolila, thiatriazolila, oxatriazolila, piridila, pirimidila, pirazinila, piridazinila, thiazinila, oxazinila, triazinila, thiadiazinila, oxadiazinila, dithiazinila, dioxazinila, oxathiazinila, tetrazinila, thiatriazinila, oxatriazinila, dothiadizinila, imidazolinila, dihidropirimidila, tetrahidropirimidila, tetrazolo[1,5-b]piridazinila e purinila, bem como derivados benzo-fundidos, por exemplo benzoxazolila, benzofurila, benzothiazolila, benzothiadiazolila, benzotriazolila, benzoimidazolila e indolila. Um grupo particularmente preferido de "heteroarila" inclui: sal de sódio 1,3- thiazol-2-ila, 4-(carboximetila)-metila-1, 3-thiazol-2-ila, 4-(carboximetila)-5-metil-l,3-thiazol-2-ila, sal de sódio 1,2,4-thiadiazol-5-ila, 3-metil-l, 2,4-thiadiazol-5-ila, 1,3, 4-triazol-5-ila, 2-meti1-1,3,4-triazol-5-ila, 2- hidróxi-1,3,4-triazol-5-ila, 2-carbóxi-4-metil-1,3,4- triazol-5-ila, sal de sódio 2-carbóxi-4-metil-l,3,4- triazol-5-ila, 1,3-oxazol-2-ila, 1,3,4-oxadiazol-5-ila, 2- metil-1,3,4-oxadiazol-5-ila, 2-(hidróximetil)-1,3,4- oxadiazol-5-ila, 1,2,4-oxadiazol-5-ila, 1,3,4-thiadiazol-5- ila, 2-tiol-l,3,4-thiadiazol-5-ila, 2-(metiltio)-1, 3,4- thiadiazol-5-ila, 2-amino-l,3,4-thiadiazol-5-ila, 1H- tetrazol-5-ila, l-metil-lH-tetrazol-5-ila, 1- (1- dimetilamino)et-2-il)-lH-tetrazol-5-ila, 1-(carbóximetil)- lH-tetrazol-5-ila, 1-(carbóximetil)-lH-tetrazol-5-ila, sal de sódio 1-(ácido metilsulfônico)-lH-tetrazol-5-ila, 1- (ácido metilsulfônico)-lH-tetrazol-5-ila, sal de sódio 2- metil-lH-tetrazol-5-ila, 1,2,3-triazol-5-ila, 1-metil- 1,2,3-triazol-5-ila, 2-meti1-1,2,3-triazol-5-ila, 4-metil- 1,2,3-triazol-5-ila, N-óxido pirid-2-ila, 6-metóxi-2-(n- óxido)-piridaz-3-ila, 6-hidróxipiridaz-3-ila, 1-metilpirid- 2-ila, l-metilpirid-4-ila, 2-hidroxipirimid-4-ila, 1,4,5,6- tetrahidro-5,6-dioxo-4-metil-as-triazin-3-ila, 1,4,5,6- tetrahidro-4-(formilmetil)-5,6-dioxo-as-triazin-3-ila, 2,5- dihidro-5-oxo-6-hidróxi-astriazin-3-ila, 2,5-dihidro-5-oxo- 6-hidróxi-as-triazin-3-ila, sal de sódio 2,5-dihidro-5-oxo- 6-hidróxi-2-metil-astriazin-3-ila, 2,5-dihidro-5-oxo-6- hidróxi-2-metil-as-triazin-3-ila, 2,5-dihidro-5-oxo-6- metóxi-2-metil-as-triazin-3-ila, 2,5-dihidro-5-oxo-as- triazin-3-ila, 2,5-dihidro-5-oxo-2-metil-as-triazin-3-ila, 2,5-dihidro-5-oxo-2,6-dimetil-as-triazin-3-ila, tetrazolo [1,5-b]piridazin-6-ila e 8-aminotetrazolo[1,5-b]-piridazin- 6-ila. Um grupo alternativo de "heteroarila" inclui: sal de sódio 4-(carbóximetil)-5-metil-l,3-thiazol-2-ila, 4- (carbóxometil)-5-metil-l,3-thiazol-2-ila, sal de sódio 1,3,4-triazol-5-ila, 2-metil-l,3,4-triazil-5-ila, 1H- tetrazol-5-ila, l-metil-lH-tetrazol-5-ila, 1-(1- (dimetilamino)et-2-ila)-lH-tetrazol-5-ila, 1- (carbóximetil)-lH-tetrazol-5-ila, 1-(carbóximetil)-1H- tetrazol-5-ila, sal de sódio 1-(ácido metilsulfônico)-1H- tetrazol-5-ila, 1-(ácido metilsulfônico)-lH-tetrazol-5-ila, sal de sódio 1-(ácido metilsulfônico)-lH-tetrazol-5-ila, 1- (açodo metilsulfônico)-lH-tetrazol-5-ila, sal de sódio 1,2,3-triazol-5-ila, 1,4,5,6-tetrahidro-5,6-dioxo-4-metilas- triazin-3-ila, 1,4,5,6-tetrahidro-4-(2-formilmetil)-5,6- dioxo-as-triazin-3-ila, 2,5-dihidro-5-oxo-6-hidróxo-2- metil-as-triazin-3-ila, 2,5-dihidro-5-oxo-6-hidróxi-2- metil-as-triazin-3-ila, tetrazolo[1,5-b]piridazin-6-ila e 8-aminotetrazolo[1,5-b]piridazin-6-ila.
"Grupo de proteção hidróxi" como usado aqui se refere a um derivado do grupo hidróxi comumente empregado para bloquear ou proteger o grupo hidróxi enquanto reações sâo realizadas em um outro grupo funcional no composto. Exemplos de tais grupos de proteção incluem grupos tetrahidropiraniloxi, benzoil, acetoxi, carbamoiloxi, benzila, e sililéteres (por exemplo, TBS, TBDPS). Exemplos adicionais destes grupos são encontrados em T. W. Greene and P. G. M. Wuts, "Protective Groups in Organic Synthesis", 2th ed., John Wiley & Sons, Inc., New York, NY, 1991, chapter 2-3; E. Haslam, "Protective Groups in Organic Chemistry", J. G. W. McOmic, Ed., Plenum Press, New York, NY, 1973, Chapter 5, and T. W. Greene, "Protective Groups in Organic Synthesis", John Wiley and sons, New York, NY, 1981. 0 termo "hidróxi protegido" se refere a um grupo hidróxi substituído com um dos grupos de proteção de hidróxi acima.
"Sais farmaceuticamente aceitáveis" incluem tanto sais de adição ácido e base. "Sais de adição ácido farmaceuticamente aceitáveis" se referem aqueles sais que retêm a eficácia biológica e as propriedades das bases livres que não sais biologicamente ou de outra forma indesejáveis, formados dom ácidos inorgânicos tais como ácido hidroclórico, ácido hidrobrômico, ácido sulfúrico, ácido nitrico, ácido carbônico, ácido fosfórico e similares, e ácidos orgânicos podem ser selecionados a partir de classes de ácidos orgânicos alifáticos, cicloalifáticos, aromáticos, aralifáticos, heterocíclico, carboxílico, e sulfônico tais como ácido fórmico, ácido acético, ácido propriônico, ácido glicólico, ácido glucônico, ácido láctico, ácido piruvico, ácido oxálico, ácido malico, ácido maleico, ácido maloneico, ácido succínico, ácido fumárico, ácido tartárico, ácido cítrico, ácido aspártico, ácido ascórbico, ácido glutâmico, ácido anthranílico, ácido benzóico, ácido cinâmico, ácido mandélico, ácidoemb|ônico, ácido fenilacético, ácidometanosulfônico, ácido etanosulfônico, ácido p- toluenosulfônico, ácido salicílico e similares.
"Sais de adição base farmaceuticamente aceitáveis" incluem aqueles derivados a partir de bases inorgânicas tais como sais de sódio, potássio, litio, amónio, cálcio, magnásio, ferro, zinco, cobre, manganês, alumínio e similares. Particularmente preferidos são sais de amónio, potássio, sódio, cálcio e magnésio. Sais derivados a partir de bases não tóxicas orgânicas farmaceuticamente aceitáveis incluem sais de aminas substituídas primárias, secundárias, e terciárias incluindo aminas substituídas que ocorrem naturalmente, aminas cíclicas e resinas de troca de íon básico, tais como isopropilamina, trimetilamina, dietilamina, TEA, tripropilamina, etanolamina, 2- dietilaminoetanol, trimetamina, diciclohexilamina, lisina, arginina, histidina, cafeína, procaina, hidrabamina, colina, betaina, etilenodiamina, glucosamina, metilglucamina, theobromina, purinas, piperazina, piperidina, N-etilpiperidina, resinas poliamina e similares. Bases não tóxicas orgânicas particularmente preferidas são isopropilamina, dietilamina, etanolamina, trimetamina, diciclohexilamina, colina, e cafeína.
"Fosfinato" significa -P(O)R-OR em que cada R é independentemente H, alquila, carbociclo, heterociclo, carbocicloalquila ou heterocicloalquila. Grupos fosfinatos particulares são alquilfosfinato (isto é, -P(O)R-O-alquil), por exemplo -P(O)Me-OEt.
"Sulfamoíla" significa -SO2-N (R) 2 em que cada R é independentemente H, alquila, carbocilco, heterociclo, carbocicloalquila ou heterocicloalquila. Grupos sulfamoíla particulares são alquilsulfamoíla, por exemplo, metilsulfamoíla (-SO2-NHMe) ; arilsulfamoíla, por exemplo, fenilsulfamoíla, aralquilsulfamoíla, por exemplo, benzilsulfamoíla.
"Sulfinila" Significa um grupo -SO-R em que R é alquila, carbociclo, heterociclo, carbocicloalquila ou heterocicloalquila. Grupos sulfinila particulares são alquilsulfinila (isto é, -SO-alquila) , por exemplo, metilsulfinila, arilsulfinila (isto é, -SO-arila), por exemplo, fenilsulfinila; aralquilsulfinila, por exemplo, benzi1sulfinila.
"Sulf onamida" significa -NH-SO2-R em que cada R é independentemente H, alquila, carbociclo, heterociclo, carbocicloalquila ou heterocicloalquila, um carbociclo ou um heterociclo. Grupos sulfonamida particulares são alquilsulfonamida (por exemplo, -NH-S02"alquila) , por exemplo, metilsulfonamida; arilsulfonamida (isto é, -NH- SO2-arila), por exemplo, fenilsulfonamida; aralquilsulfonamida, por exemplo, benzilsulfonamida.
"Sulfonila" significa um grupo -SO2“R em que R é alquila, carbociclo, heterociclo, carbocicloalquila ou heterocicloalquila. Grupos sulfonila particulares são alquilsulfonila (isto é, -SO2-alquila), por exemplo, metilsulfonila; arilsulfonila, por exemplo, fenilsulfonila; aralquilsulfonila, por exemplo, benzilsulfonila.
A frase "sais e solvatos dos mesmos" como usado aqui significa que os compostos da invenção podem existir em um ou em uma mistura de sais e formas solvatos. Por exemplo, um composto da invenção pode ser substancialmente puro em um sal particular ou na forma solvato ou, além disso, pode ser uma mistura de dois ou mais sais ou formas solvato. A presente invenção proporciona um novo composto tendo a fórmula geral I:
em que A, X, Y, Ri, R2, e R3 são como definidos aqui.
A é um anel carbociclo ou heterociclo substituído com 0 a 3 (por exemplo, n é 0-3) grupos selecionados a partir do grupo consisitndo de halogênio, hidroxila, alquila, acila ou alcóxi cada opcionalmente substituído com hidroxila, halogênio, amino, alquila, acila, 10 alquilsulfonila ou alcóxi. Em uma concretização particular, A é opcionalmente arila ou heteroarila substituída. Em uma concretização particular A é opcionalmente benzeno, tiofeno, thiazola, imidazola, pirrol, N-alquil-pirol, piridina, pirazola ou pirazola N-alquila. Em uma 15 concretização particular A é um anel selecionado a partir do grupo consistindo de A1, A2, A3, A4, A5, A6 e A7:

em que Zi é O, S ou NR5, e que R5 é H ou alquila; Z2 é CH, CR2' OU N; R2 é halogênio, hidroxila, alquila, acila ou alcóxi cada opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila alquilsulfonila ou alcóxi; R2 é H, halogênio, hidroxila, alquila, acila ou alcóxi, cada opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila, alquilsulfonila ou alcóxi; e n é 0-3. Em uma concretização particular, A é um anel da fórmula A1, em que Zi é S e Z2 é CH, isto é, tiofeno. Em uma outra concretização, A é um anel da fórmula A1, em que Zi é S e Z2 é N, isto é, thiazola. Em uma outra concretização, A é um anel da fórmula A1, em que R2, é H. Na concretização, A é um anel da fórmula A1, em que R2< é metila. Em uma outra concretização, A é um anel A1, em que R2* é metila. Em uma concretização particular, A é o anel A2. Em uma outra concretização, A é um anel da fórmula A1 em que R2 pode não estar presente, isto é, n é 0. Em uma outra concretização, n é 1 e R2 é Cl. Em uma concretização particular, A é um anel da fórmula A3. Em uma concretização, A é o anel da fórmula A3 em que Zi é S e Z2 é N, isto é uma thiazola. Em uma outra concretização, A é um anel da fórmula A3 em que Zi é S, Z2 é N e Rs’ é Cl. Em uma outra concretização, A é um anel da fórmula A3 em que Zi é S, Z2 é CH (isto é, tiofeno) e R?' é C1.
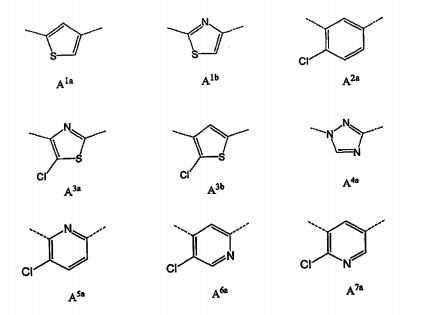
Em uma concretização particular, A é um anel é Ala, Alb, A2a, A3a, A3b, A4a, A5a, A6a, A7a:
Em uma concretização particular, A é um anel da fórmula Ala. Em uma outra concretização, A é um anel da fórmula Alb. Em uma outra concretização, A é um anel da fórmula A2a. Em uma outra concretização, A é um anel da fórmula A3a. Em uma outra concretização, A é um anel da fórmula A3b. Em uma outra concretização, A é um anel da fórmula A4a.
X é alquileno, NR4C(O), NR4C(S), N(C(O)Ri)C(O), NR4SO, 5 NR4SO2, NR4C(O)NH, Uníeis)^, C(O)NR4, C(S)NR4, NR4PO ou NR4PO (OH) em que R4 é H ou alquila. Em uma concretização particular, X é NR4C(O) que forma uma ligação amida entre o anel A e Ri. Em uma outra concretização, X é N4C(S)m que forma uma ligação tioamida entre o anel A e Rx. Em uma outra concretização, X é NR4C(O)NH que forma uma ligação uréia entre o anel A e Ri- Em uma outra concretização, X é NR4C(S)NH que com NR2 forma uma ligação tiouréia entre o anel A e Ri. Em uma outra concretização, X é N (C (0) Ri) C (0) isto é, um nitrogênio com dois grupos -C(0)Ri pendentes 15 dele.
Y não está presente, CHR4, 0, S, S0, S02 ou NR4 em que R4 é como definido acima. Em uma concretização particular, Y é CHR4. Em uma concretização particular, Y é NR4. Em uma 20 concretização particular, Y é O. Em uma concretização particular, Y é S. Em uma concretização particular, Y é SO. Em uma concretização particular, Y é S02. Em uma outra concretização, Y não está presente, isto é, o anel A é diretamente ligado a um anel piridila na posição 2. 25 Ri é selecionado a partir do grupo consistindo de alquila, carbociclo ou heterociclo, cada qual sendo opcionalmentè substituído com hidróxila, halogênio, amino, carboxila, amidino, guanidino, carbonila (isto é, =0), 30 nitro, ciano, acila, alquila, haloalquila, sulfonila, sulfinila, alcóxi, alquiltio, carbamoila, acilamino, sulfamoila, sulfonamida, carbociclo ou heterociclo; em que os referidos substituintes amino, amidino, alquila, acila, sulfonila, sulfinila, alcóxi, alquiltio, carbamoila, acilamino, sulfamoila, sulfonamida, carbociclo e heterociclo são opcionalmente substituídos com halogênio, haloalquila, hidroxila, carboxila, carbonila, ou amino, alquila, alcóxi, acila, sulfonila, sulfinila, fosfinato, carbociclo ou heterociclo, que é opcionalmente substituído com hidroxila, carboxila, carbonila, amino, halogênio, haloalquila, alquila, alcóxi, alquiltio, sulfonila, sulfinila, acila, carbociclo ou heterociclo.
Em uma outra concretização, Ri é selecionado a partir do grupo consistindo de alquila, carbociclo ou heterociclo, cada qual opcionalmente substituído com hidroxila, halogênio, amino, carboxila, nitro, ciano, acila, alquila, haloalquila, alquilsulfonila, alquilsulfinila, alcóxi, alquilcarbamoíla (isto é, -CONR-alquila em que R é H ou alquila), alcanoilamina (isto é, -NRCO-alquila em que R é H ou alquila), alquilsulfamoíla (isto é, -SO2NR-alquila em que R é H ou alquila) , alquilsulfonamida (isto é, -NR-SO2- alquila em que R é H ou alquila) , carbociclo ou heterociclo; em que os referidos substituintes amino, alquila, acila, alquilsulfonila, alquilsulfinila, alcóxi, alquilcarbamoíla, alcanoilamina, alquilsulfamoíla, alquilsulfonamida, carbociclo e heterociclo são opcionalmente substituídos com amino, halogênio, hidroxila, carbonila, ou um carbociclo ou heterociclo que é opcionalmente substituído com hidroxila, amino, halogênio, haloalquila, alquila, alcóxi ou acila.
Em uma concretização particular, Rx é uma arila ou heteroarila opcionalmente substituídas. Em uma concretização particular, Rx é um grupo fenila opcionalmente substituído. Em uma outra concretização particular, Rx é um grupo piridina opcionalmente substituído. Em uma concretização particular, Ri é da formula IIa, IIb, IIc, IId, IIe, IIf, IIg, IIh, Iii, IIj, IIk, IIl, IIm, IIn, ou IIo:
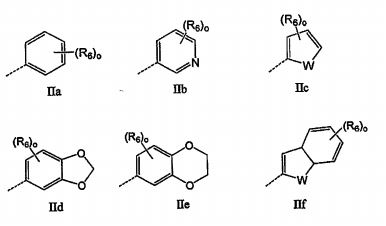

em que W é 0, S ou NR-?, em que R? é H, alquila, acila, carbociclo ou heterociclo, em que os referidos alquila, 5 acila, carbociclo e heterociclo são cada qual opcionalmente substituídos com 1-3 amino, halogênio, hidroxila e haloalquila; o é 0-3. Em uma concretização particular, W é S. Re é, em cada caso, independentemente hidroxila, halogênio, amino, carboxila, amidino, guanidino, carbonila, nitro, ciano, acila, alquila, haloalquila, sulfonila, sulfinila, alcóxi, alquiltio, carbamoíla, acilamino, sulfamoíla, sulfonamida, carbociclo ou heterociclo; em que o referido substituinte amino, amidino, alquila, acila, sulfonila, sulfinila, alcóxi, alquiltio, carbamoila, acilamino, sulfamoila, sulfonamida, carbociclo e heterociclo é opcionalmente substituído com halogênio, haloalquila, hidroxila, carboxila, carbonila, ou um amino, alquil, alcóxi, acila, sulfonila, sulfinila, fosfinato, pcarbociclo ou heterociclo, que é opcionalmente substituído com hidroxila, carboxila, carbonila, amino, halogênio, haloalquila, alquila, alcóxi, alquiltio, sulfonila, sulfinila, acila, carbociclo ou heterociclo.
Em uma concretização particular, Rg em cada caso é independentemente hidroxila, halogênio, amino, carbonila, nitro, ciano, acila, alquila, sulfonila, alquilsofonila, alquilsulfinila, alcóxi, alquilcarbamoíla, alcanolamina, alquilsulfamoíla, alquilsulfonamida, carbociclo, ou heterociclo; em que os referidos substituintes amino, alquila, carbonila, acila, sulfonila, alquilsulfonila, alquilsulfinila, alcóxi, alquilcarbamoíla, alcanoilamina, alquilsulfamoíla, alquilsulfonamida, carbociclo e heterociclo é opcionalmente substituído com amino, halogênio, hidroxila, carbonila, ou um corbociclo ou heterociclo que é opcionalmente substituído com hidroxila, amino, halogênio, haloalquila, alquila ou acila.
Em uma concretização particular, R6 é independentemente em cada caso alquil (por exemplo, metil, trifluorometil, dimetilaminometil, piperidinilmetil, morfolinometil, tiomorfolinometil); halogênio (por exemplo, cloro); alcóxi (por exemplo, metóxi); carbonila (por exemplo, morfolinocarbonila, acetila); um heterociclo (por exemplo, morfolino, N-metil-piperazi-4-ila, N-acetil- piperazin-4-ila, 1H-1,2,4-triazola); alquilamino (por exemplo, i-butilamino, benzilamino, hidroxietilamino, metoxietilamino, dimetilaminoetilamino, morfolinoetilamino, morfolinopropilamino, propilamino pirolidin-2-ona substituído, imidazola-etilamino, imidazola-propilamino); arilamino (por exemplo, fenilamino); alquilcarbamoíla (por exemplo, dimetilcarbamoíla, i-butilaminocarbamoíla, alquilsulfamoíla (por exemplo, propilaminosulfonila, i- butilaminosulfonila, dimetilaminosulfonila, dimetilaminoetil hidroxietilaminosulfonila, propilaminosulfonila imidazola-substituído, hidroxipropilaminosulfonila, 2- hidroxipropilaminosulfonila) ; ou sulfonila (por exemplo, metilsulfonila, etilsulfonila, aminosulfonila, dimetilaminopropilsulfonila, N-metil-piperazin-4-ila- sulfonila, morfolino-4-ila-sulfonila, trifluorometilsulfonila) opcionalmente substituídos.
Em uma concretização particular, R? é H. Em uma outra concretização, R7 é acila opcionalmente substituída. Em uma outra concretização particular, R7 é alquila opcionalmente substituída (por exemplo, metila). Em uma outra concretização particular, R? é acila opcionalmente substituída (por exemplo, acetila, benzoíla). Em uma outra concretização particular, R? é um grupo arila opcionalmente substituído (por exemplo, fenila, benzila).
Em uma concretização particular, Rj é o grupo da fórmula lia. Em tal concretização Rg pode ser alcóxi e o é 1, 2 ou 3. Grupos lia particulares sâo lia1 - lia28:
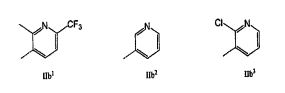
Em uma outra concretização particular, Ri é o grupo da fórmula Ilb. Em tal concretização, R6 pode ser alquila ou haloalquila (por exemplo, CF3) . Grupos Ilb particulares são Ilb1 - Ilb3:
Em uma concretização particular, Ri é o grupo da fórmula IIc. Em tal concretização, W pode ser S e o é 0. Em uma outra concretização particular, Ri é o grupo da fórmula Ild. Em tal concretização, o pode ser 0. Em uma outra concretização particular, Ri é o grupo da fórmula lie. Em tal concretização, o pode ser 0. Em uma outra concretização particular, Rx é o grupo da fórumla Ilf. Em tal concretização, o pode ser 0.
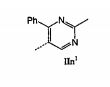
Em uma outra concretização particular, Rx é o grupo da fórmula Iln. Em tal concretização, o pode ser 0 ou 2 e R6 pode ser alquila ou arila. Em uma concretização particular, o grupo Iln possui a fórmula Iln1.
Em uma outra concretização particular, Ri é o grupo da fórmula lio. Em tal concretização, o pode ser 0 ou 2 e R6 pode ser alquila ou arila. Em uma concretização particular, o grupo lio possui a fórmula lio1.

R2 é halogênio, hidroxila, alquila, acila ou alcóxi, cada opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila, alquilsulfonila ou alcóxi. N é 0-3, por exemplo, 0 ou 1. Em uma concretização particular, R2 é hidroxila. Em uma concretização particular, R2 é alquila ou alquila substituída com halogênio, metila ou trifluorometila. Em uma concretização particular, R2 é acila, por exemplo, alcanoíla, por exemplo, acetila. Em uma concretização particular, R2 é halogênio, por exemplo, Cl ou F. Em uma outra concretização particular, R2 é alcóxi, por exemplo, metóxi ou etóxi. R3 é halogênio, hidroxila, carboxila, alquila, acila, alcóxi, alcóxicarbonila, carbamoila, alquilsulfeto, sulfinila, sulfonila, carbociclo ou heterociclo, em que cada alquila, acila, alcóxi, alcóxicarbonila, carbamoila, alquilsulfeto, sulfinila, sulfonila, carbociclo e heterociclo é opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila, sulfonila ou alcóxi. Em uma concretização particular, R3 é halogênio, hidroxila, carboxila, alquila, acila, alcóxi, alcóxicarbonila, carbamoila, alquilsulfeto, alquilsulfinila, alquilsulfonila, carbociclo ou heterociclo, em que cada alquila, acila, alcóxi, alcóxicarbonila, carbamoila, alquilsulfeto, alquilsulfinila, alquilsulfonila, carbociclo e heterociclo é opcionalmente substituído com hidroxila, halogênio, amino, nitro, alquila, acila, alquilsulfonila ou alcóxi; enquanto m é 0 a 3. Em uma concretização particular, R3 é halogênio (por exemplo, F) , carboxila, ou opcionalmente alquila substituída (por exemplo, metila, hidroximetila, dimetilaminometil), alcóxicarbonila (por exemplo, metoxicarbonila) ou carbamoila (por exemplo, dimetilamino carbamoila). Em uma concretização particular, m é 0, isto é, R3 não está presente. Em uma outra concretização particular, m é 1-3.
Em uma concretização particular, compostos da invenção são representados pela fórmula geral Ib:
em que X, Ri, R3 e m sâo como definidos aqui e R8 é halogênio. Em uma concretização, compostos da invenção têm a fórmula geral Ib e X é NR4CO. Em uma concretização adicional os compostos são da fórmula lb e R3 é H ou metila.
Em uma outra concretização particular, os compostos da invenção são representados pela fórmula geral Ib':
em que X, R3, Rg, m e o são como definidos aqui; R8 é um halogênio; e o anel B é um carbociclo ou heterociclo. Em uma concretização particular, R8 é Cl. Em uma concretização particular, o anel B é fenila ou piridila. Em uma concretização particular, X é NR4C (0) e R4 é como definido aqui.
Em uma outra concretização particular, compostos da invenção têm a fórumla geral Ic:
em que X, Ri, R3 e m são como definidos aqui. Em uma concretização, compostos da invenção têm a fórmula geral Ib e X é NR4CO. Em uma concretização adicional, compostos são da fórmula Ic e R3 é metila e m é 0 ou 1.
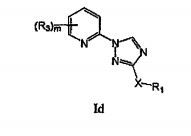
Em uma outra concretização particular, compostos da invenção têm a fórmula geral Id:
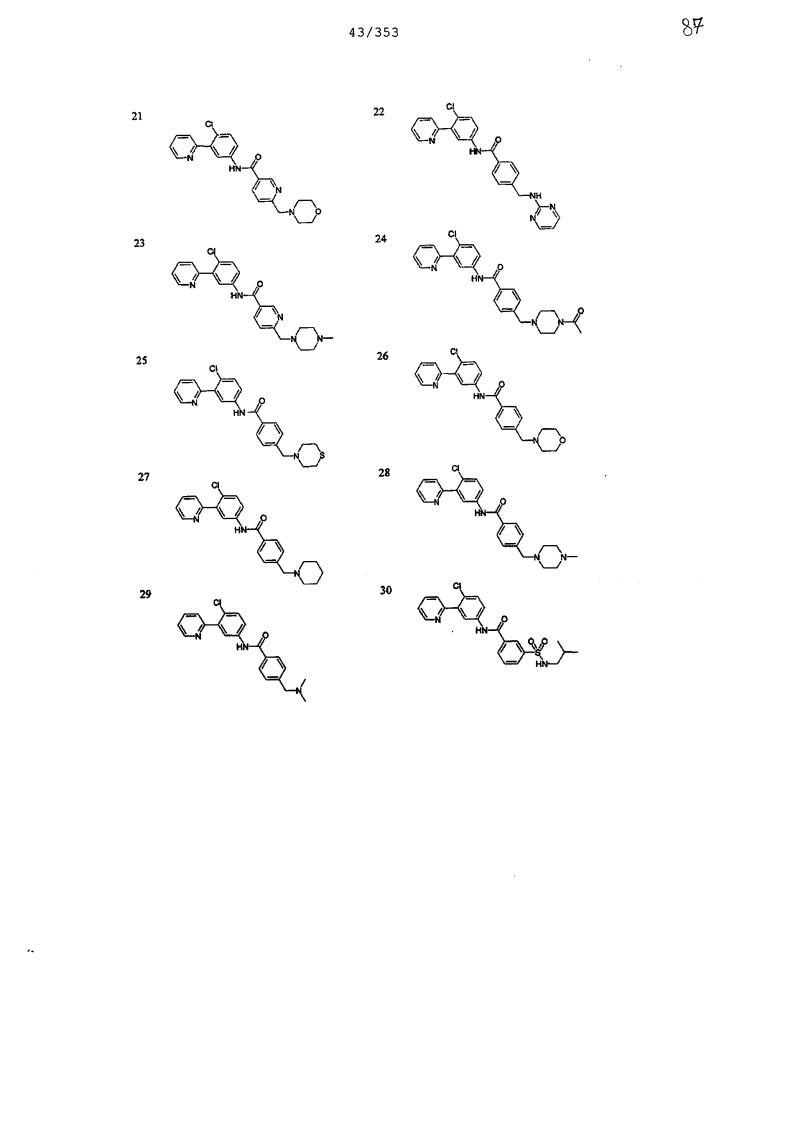
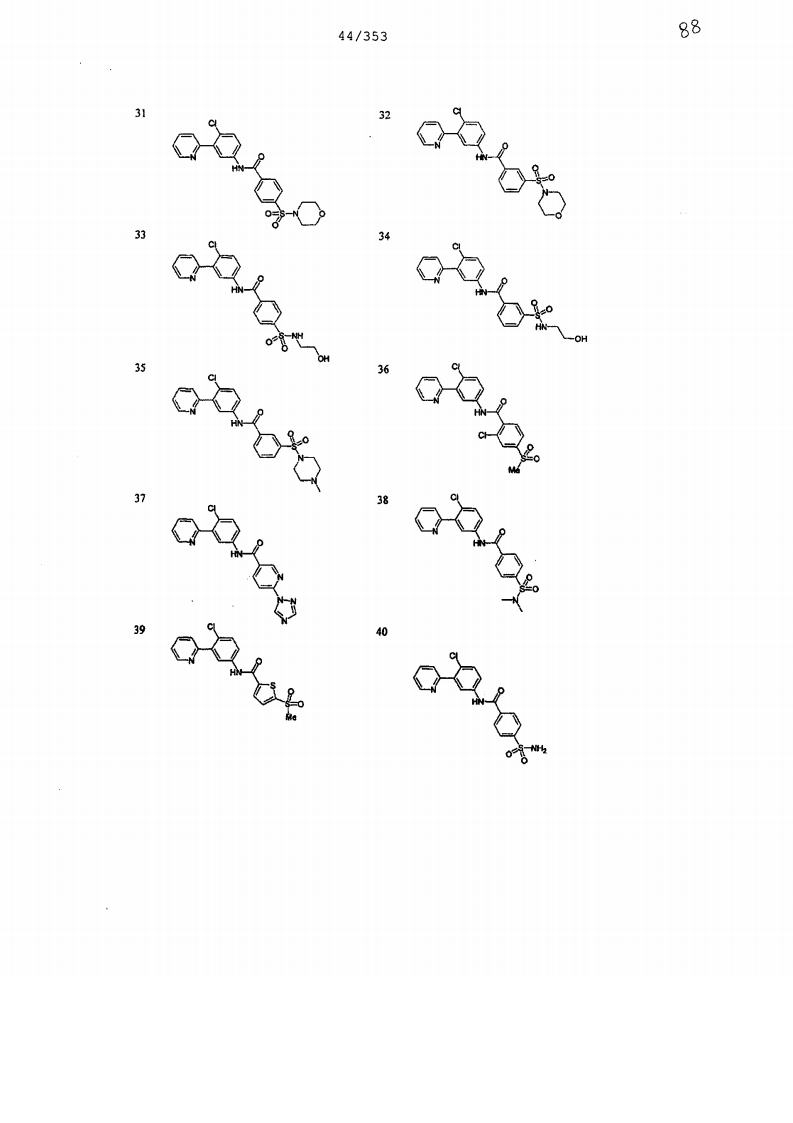
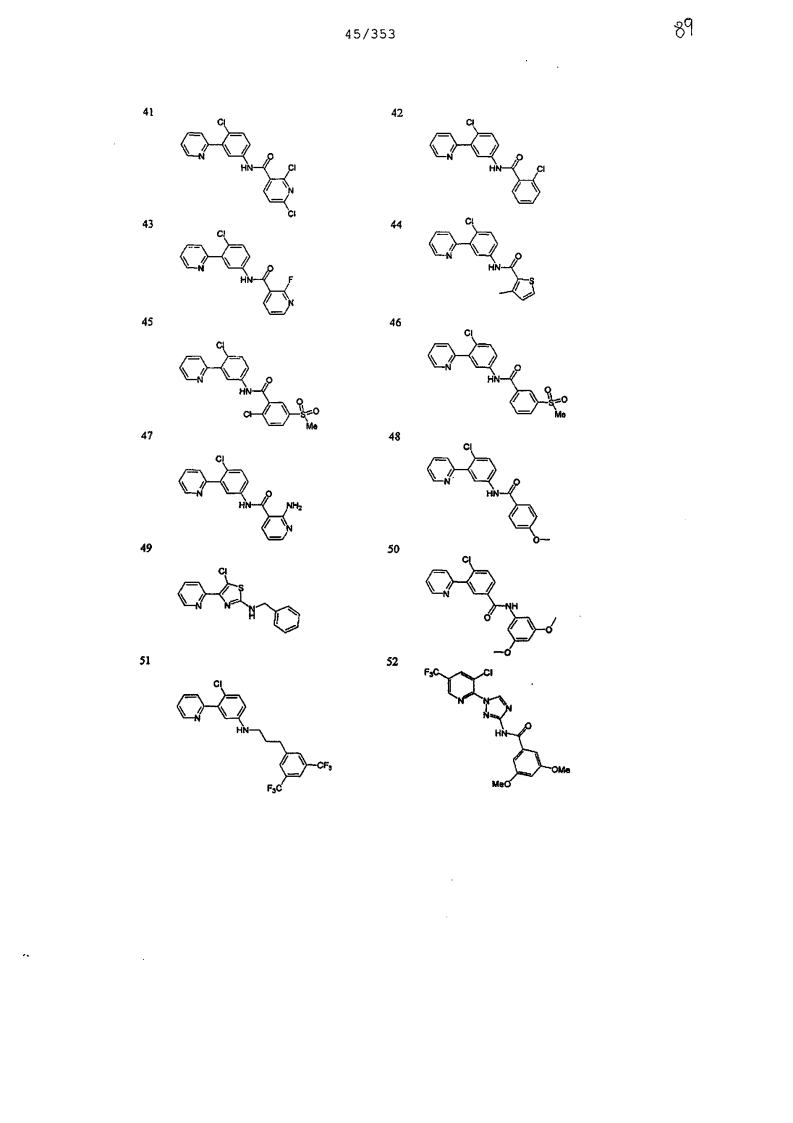
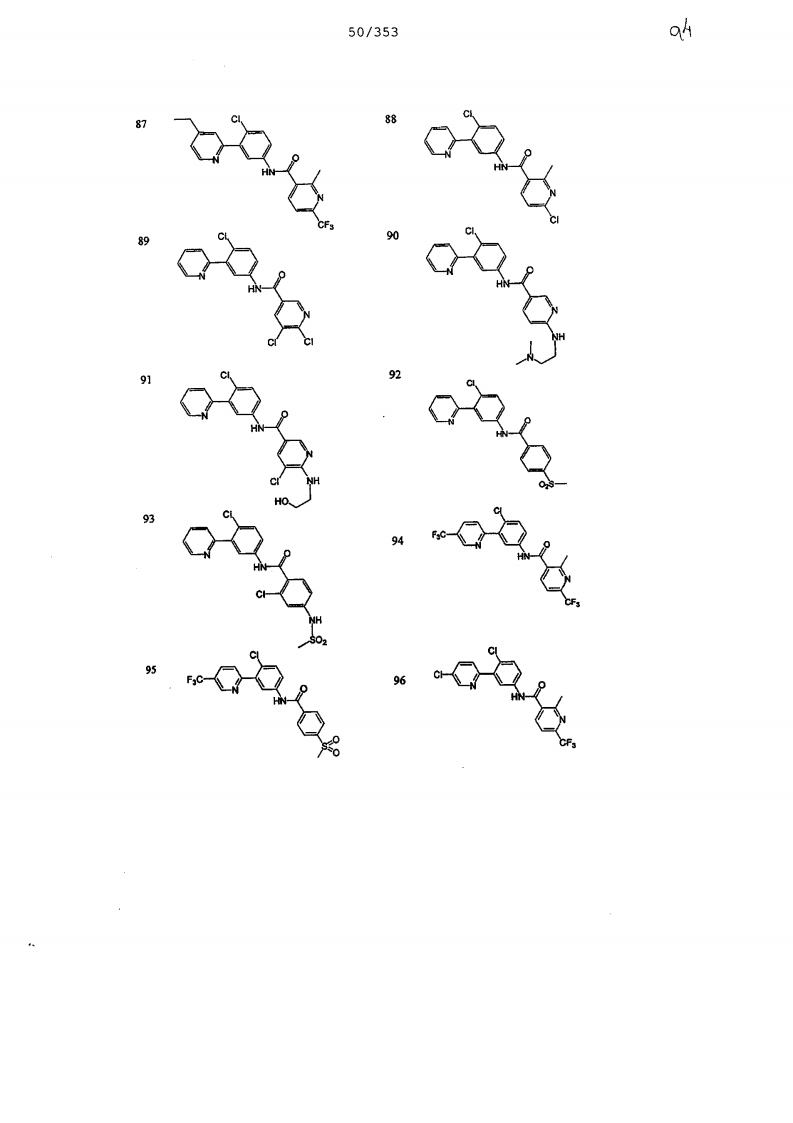
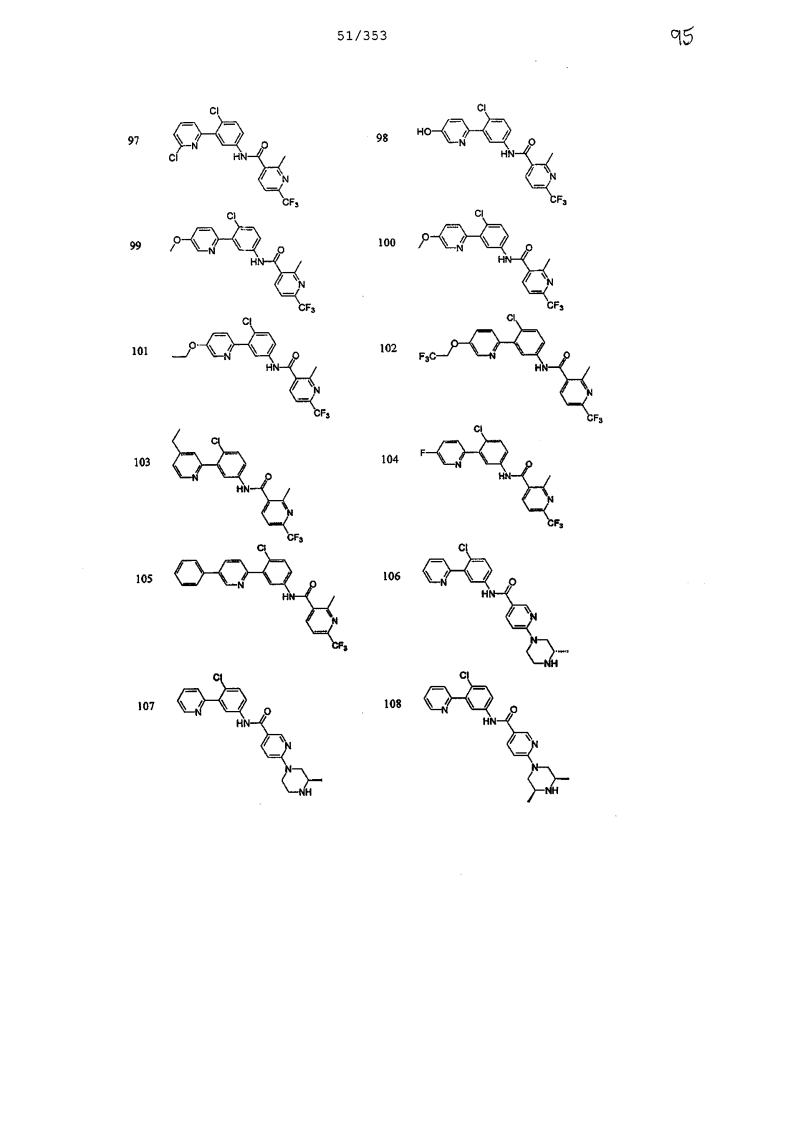
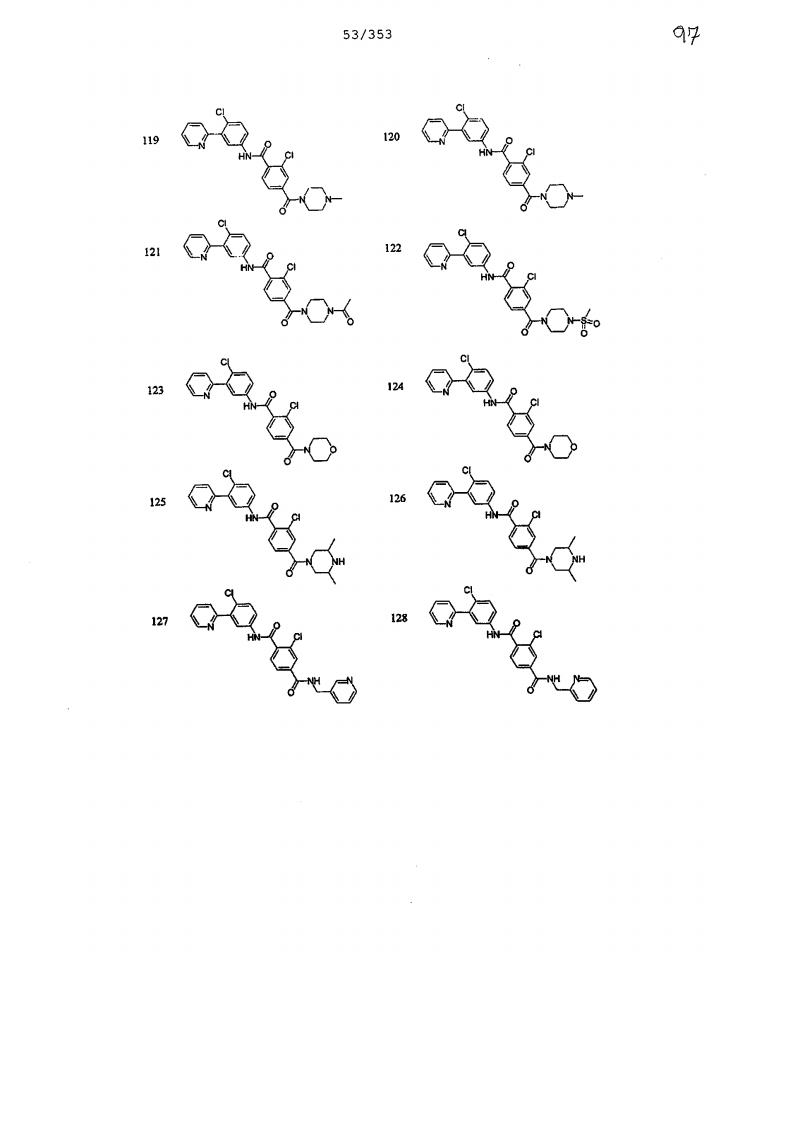
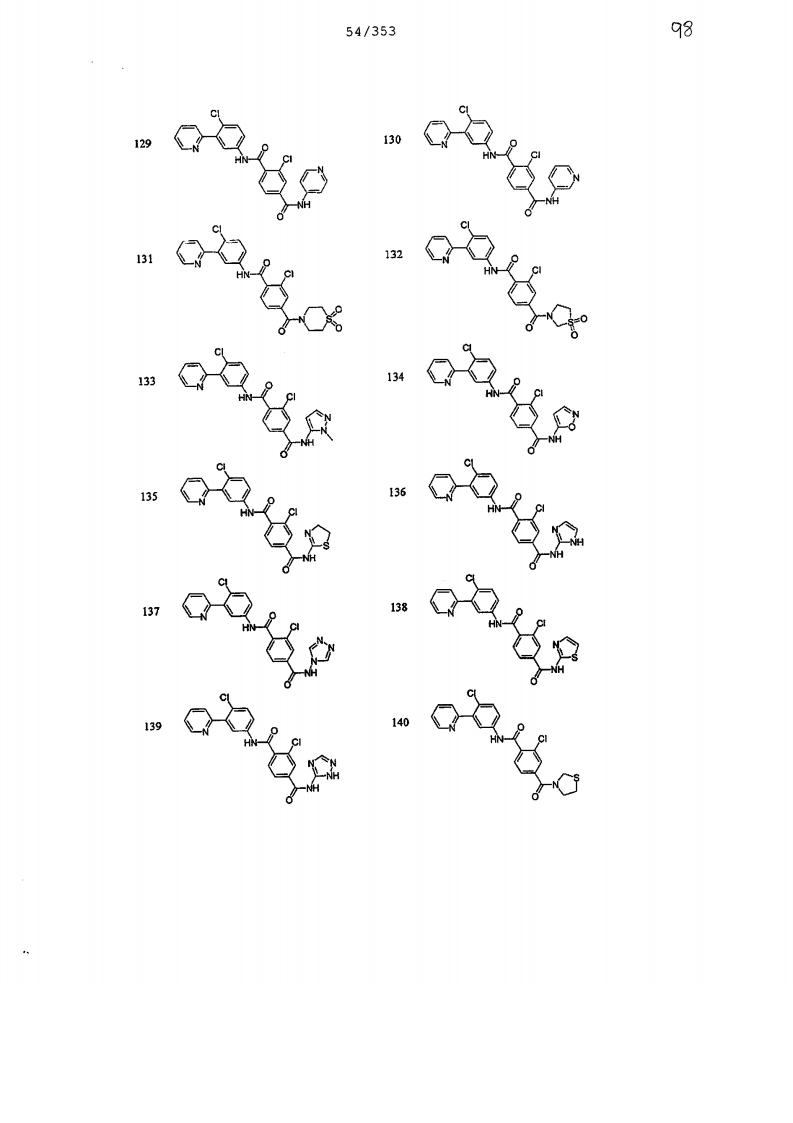
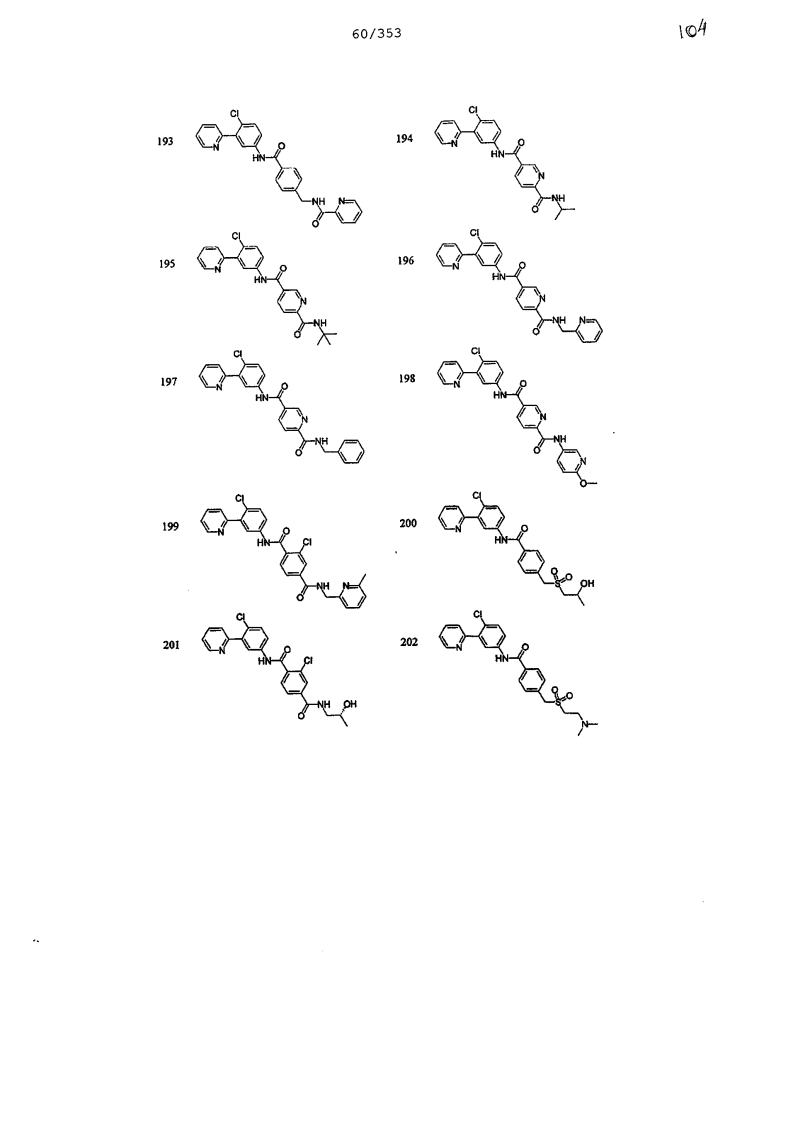
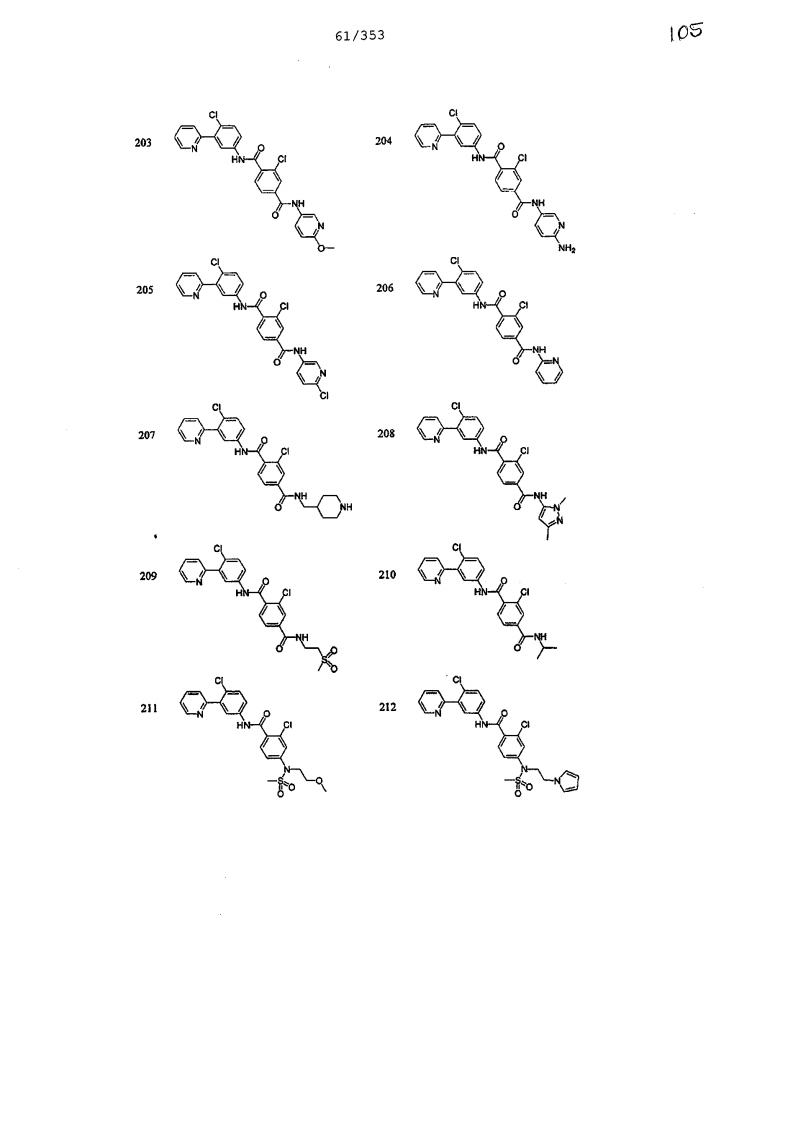
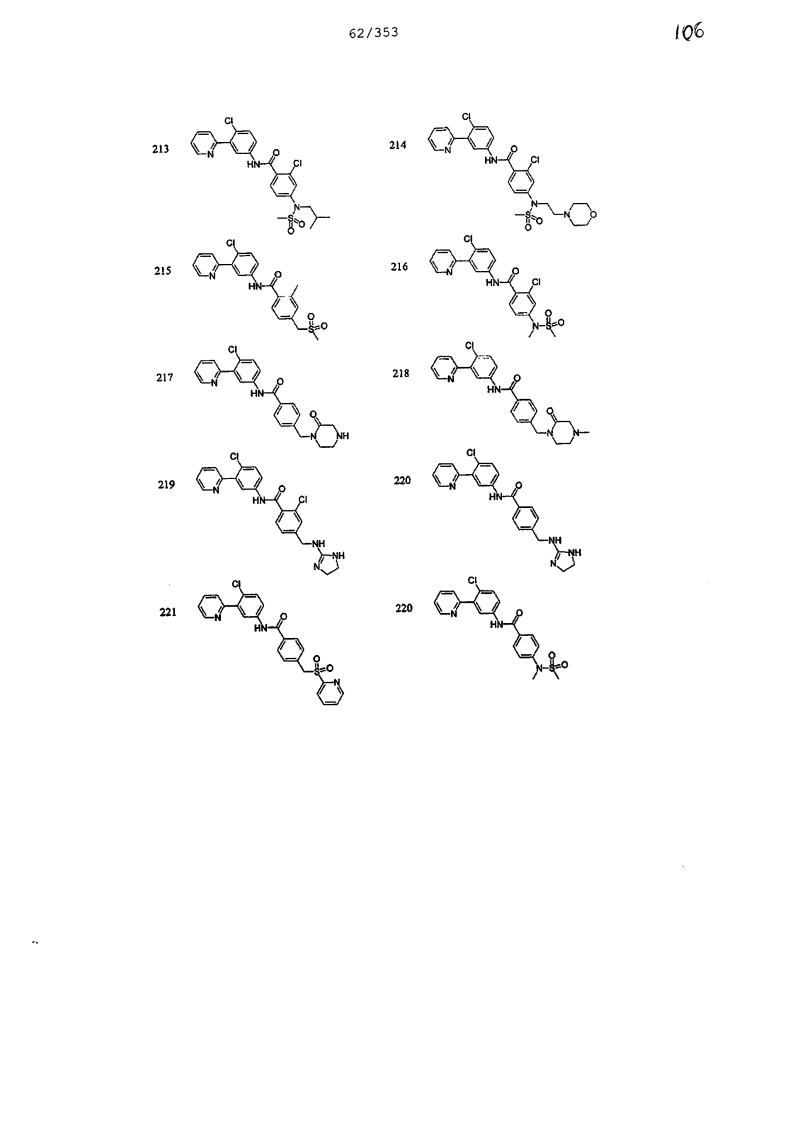
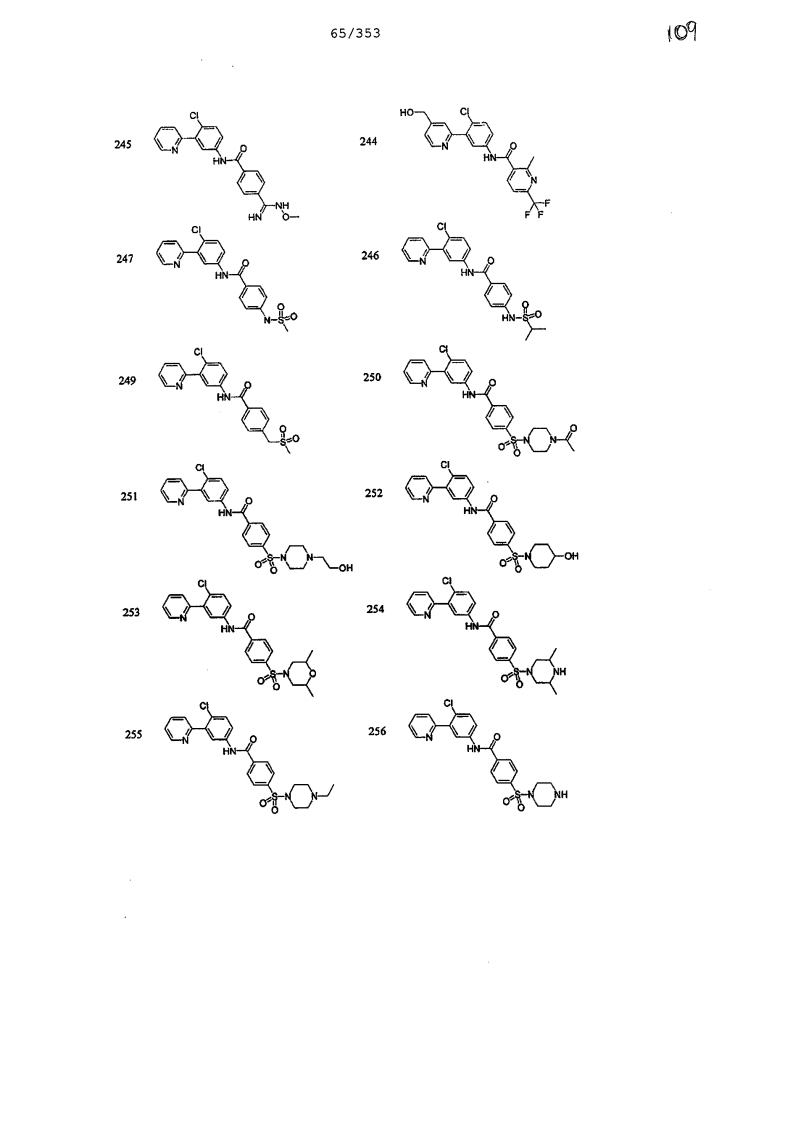
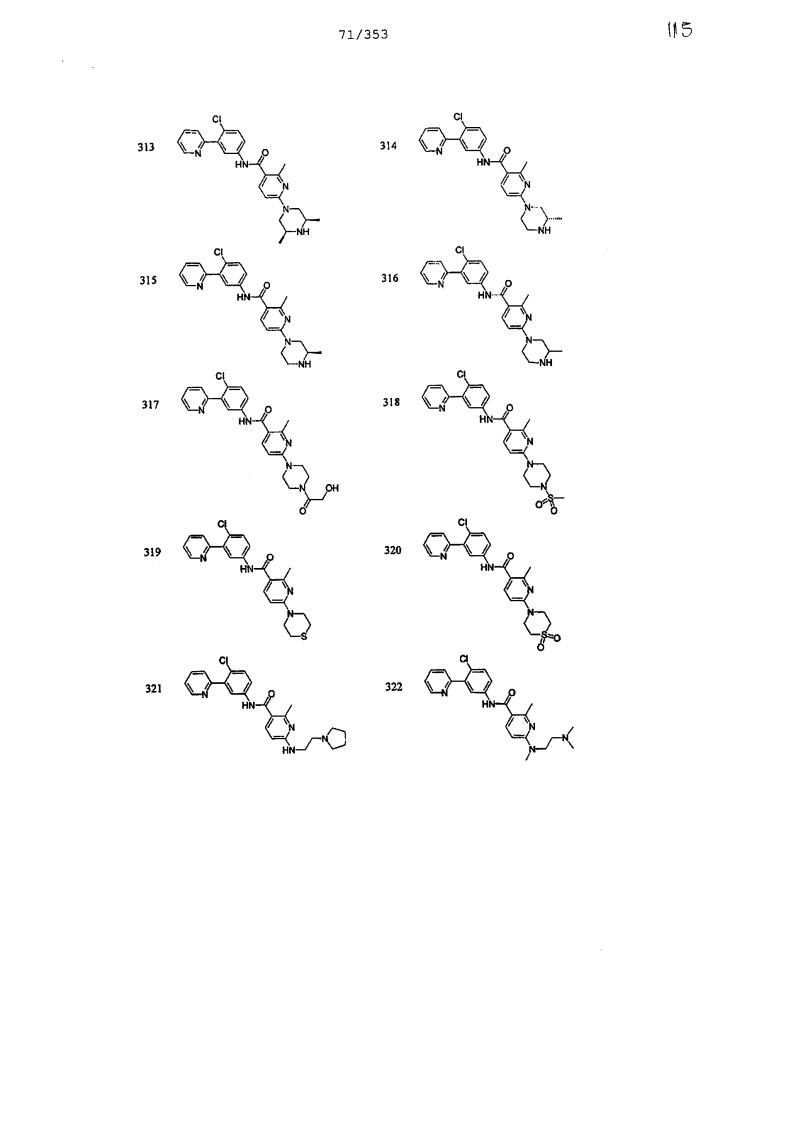
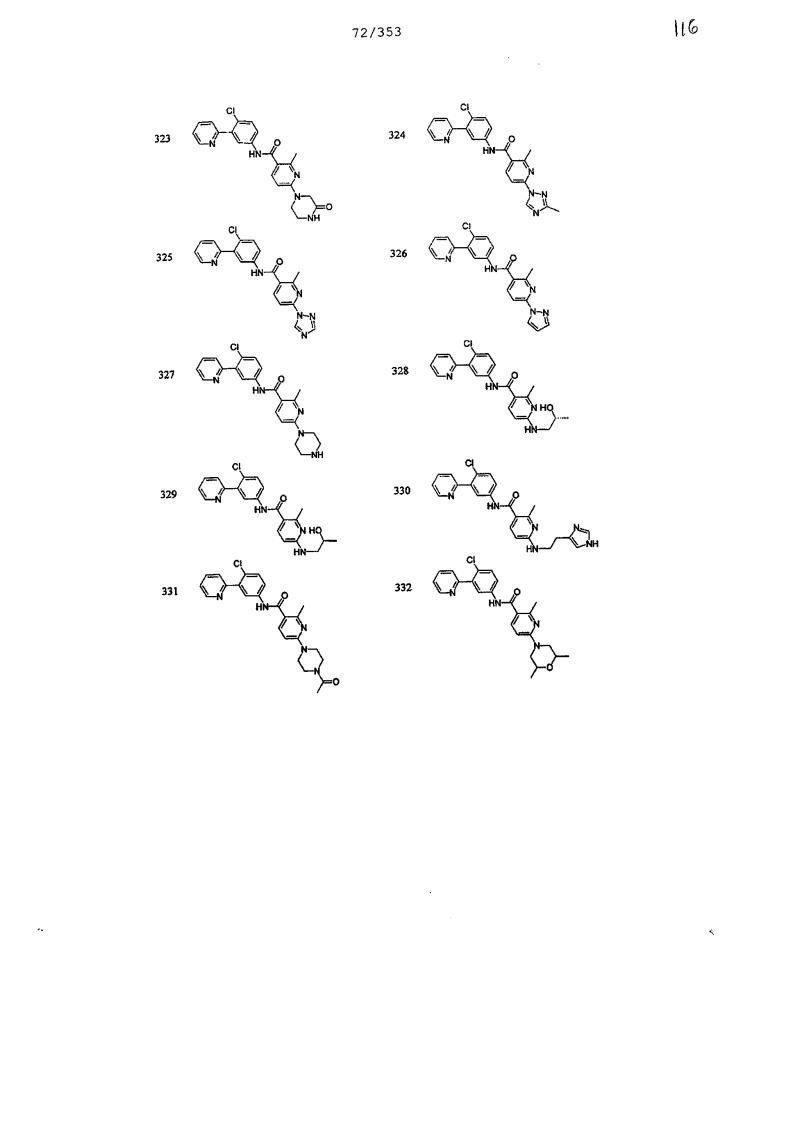
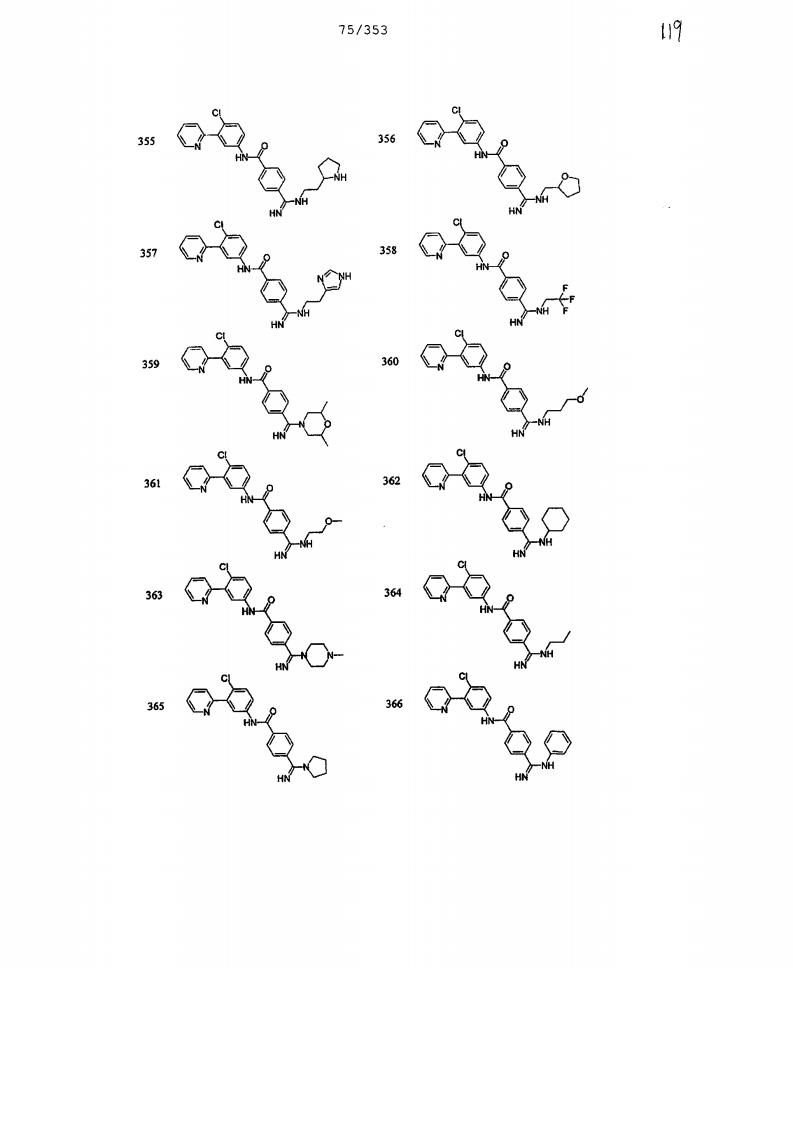
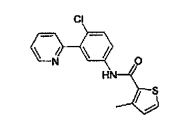
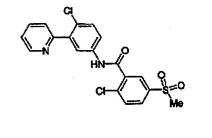
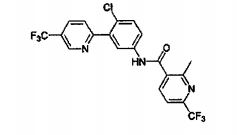
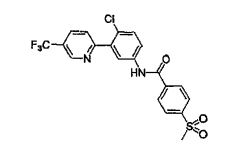
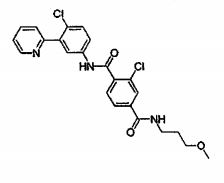
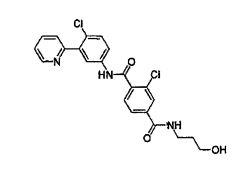
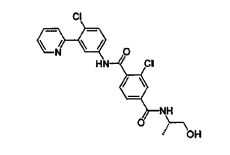
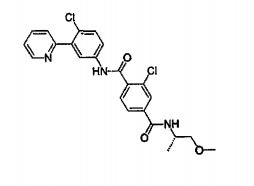
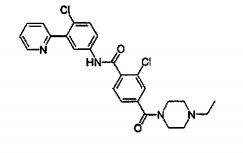
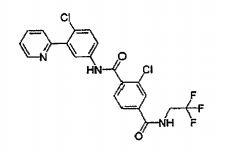
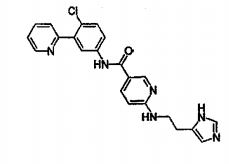
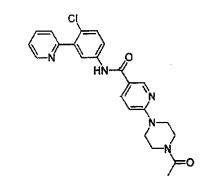
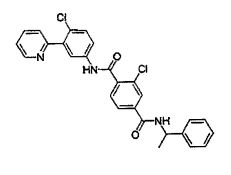
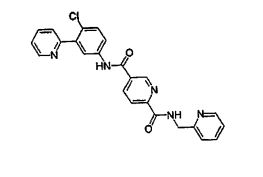
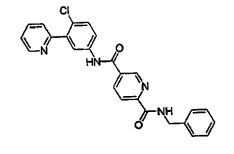
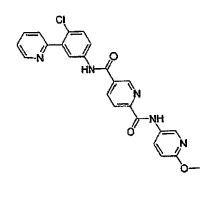
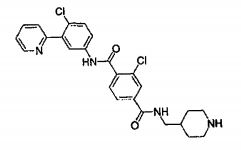
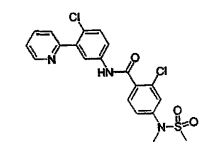
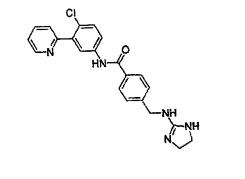
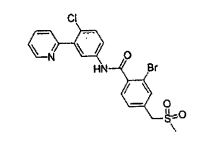
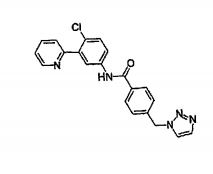
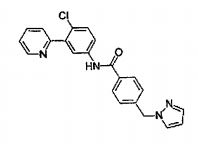
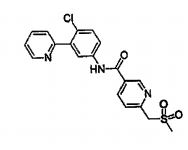
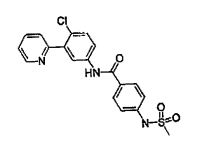
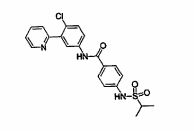
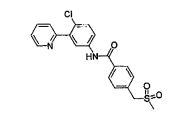
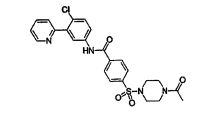
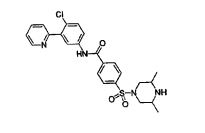
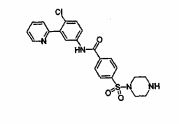
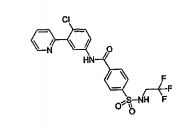
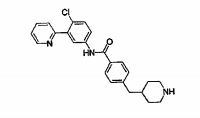
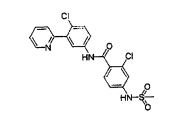
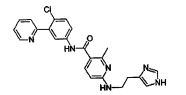
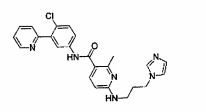
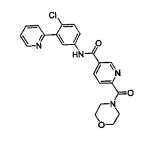
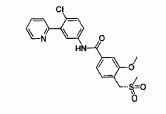
em que X, Riz R3 e m são como definidos aqui. Em uma concretização, compostos da invenção têm a fórmula geral Ib e X é NR4CO. Em uma concretização adicional, compostos são da fórmula Id e R3 é H, Cl ou trifluorometila e m é 0 ou 1. Compostos particulares da invenção incluem, mas não são limitados aos seguintes:
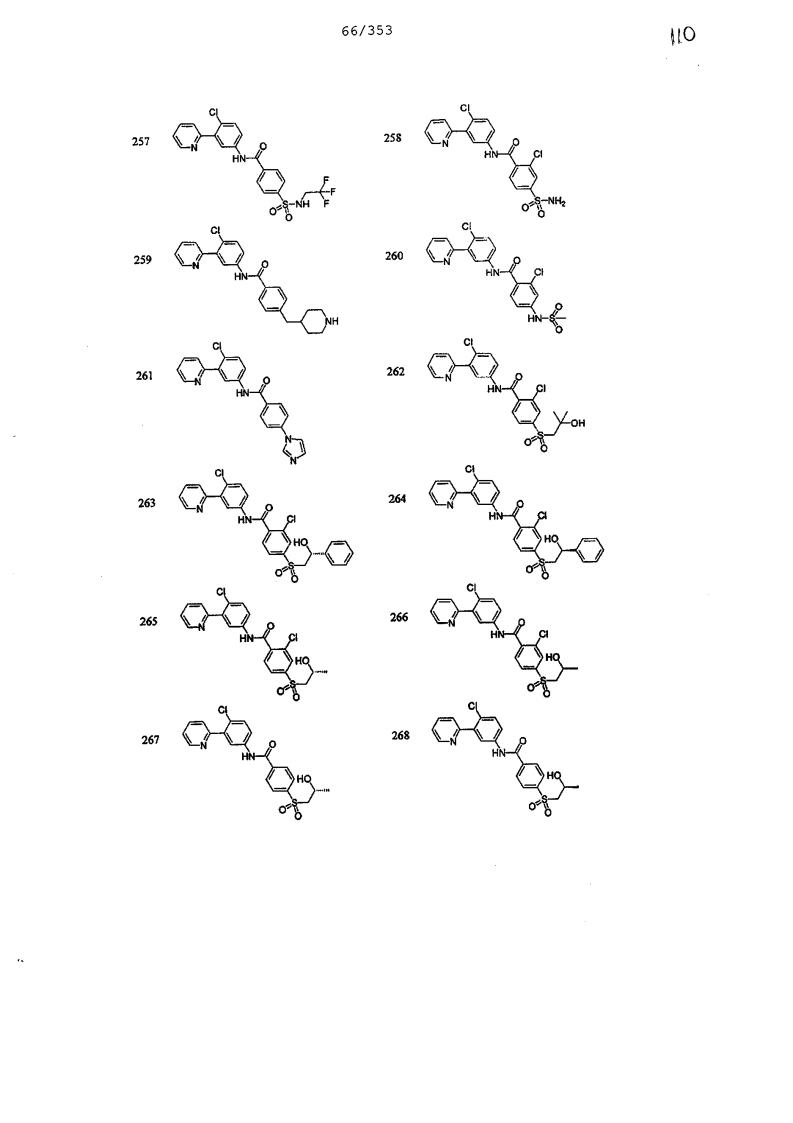
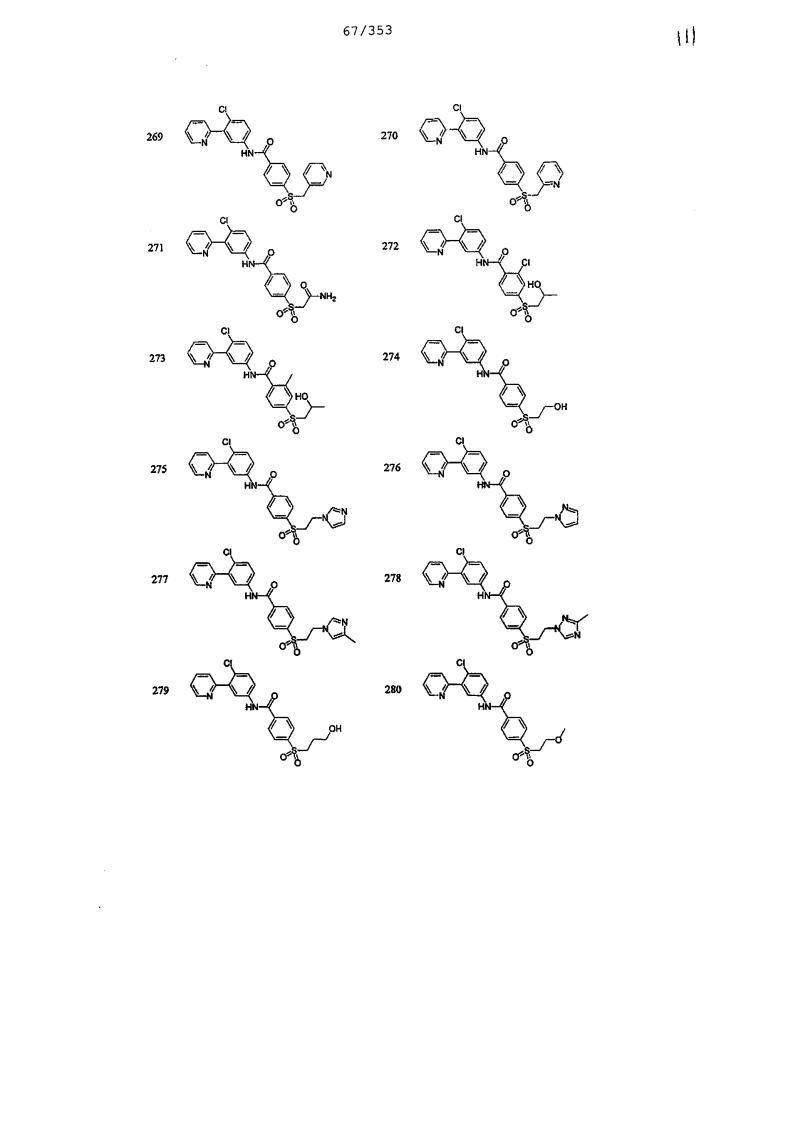
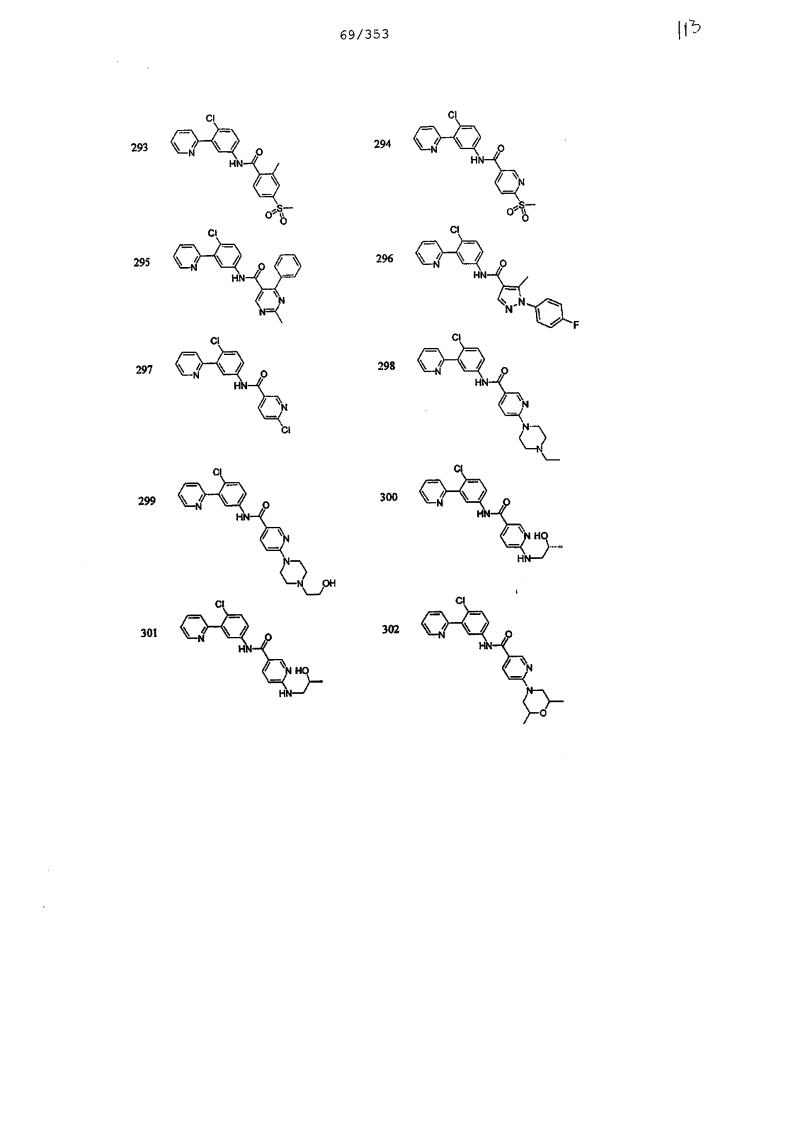
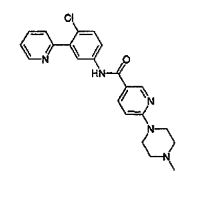
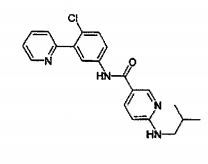
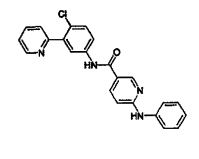
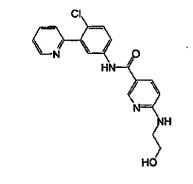
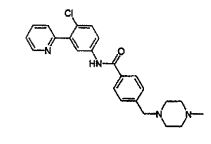
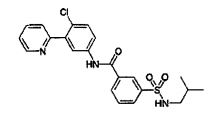
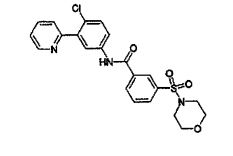
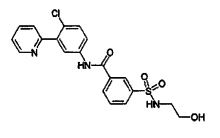
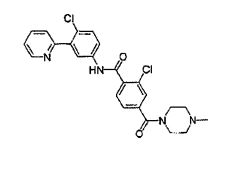
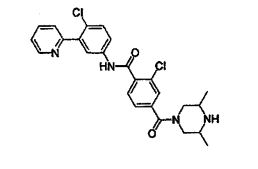
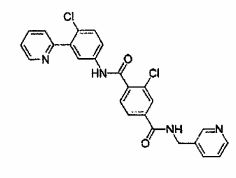
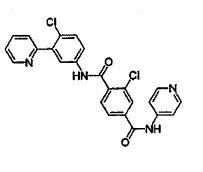
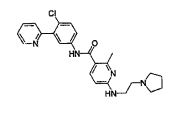
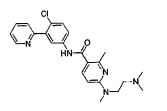
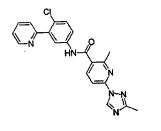
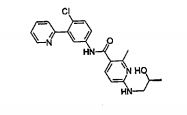
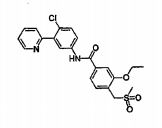
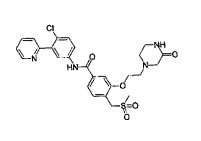
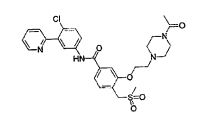
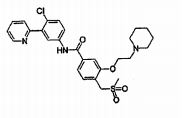
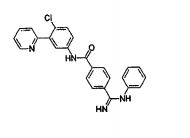
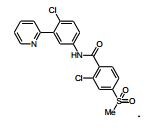
Os compostos da invenção podem consistir de um ou mais átomos de carbono assimétricos. Consequentemente, os compostos podem existir como diastereômeros, enantiômeros ou misturas deles. As sinteses dos compostos podem empregar racematos, diastereômeros ou enantiômeros como materiais de partida ou como intermediários. Compostos diastereoméricos podem ser separados por cromatograf ia ou métodos de cristalização. Similarmente, misturas enantioméricas podem ser separadas usando as mesmas técnicas ou outras conhecidas na técnica. Cada um dos átomos de carbono assimétricos podem estar na configuração R ou S e ambas destas configurações estão dentro do escopo da invenção.
A invenção também envolve pró-drogas dos compostos descritos acima. Pró-drogas adequadas incluem grupos de proteção amino e de proteção carbóxi, que são liberados, por exemplo, hidrolizados, para produzir um composto de origem sob condições fisiológicas. Uma classe particular de pró-drogas são compostos em que um átomo de nitrogênio em um grupo amina, amidina, aminoalquilenoamina, iminoalquilenoamina ou guanidina é substituído com um grupo hidróxi (OH), um grupo alquilcarbonil (-CO-R), um grupo alcóxicarbonil (-CO-ORO, um grupo aciloxialquil- alcóxicarbonil (-CO-O-R-O-CO-R) onde R é um grupo monovalente ou divalente e como definido acima ou um grupo tendo a fórmula -C (O) -0-CPlP2-haloalquil, onde Pl e P2 são os mesmos ou diferentes e são H, alquila inferior, alcóxi inferior, ciano, alquil ou aril inferior halo. Compostos pró-drogas podem ser preparados pela reação dos compostos da invenção descritos acima com um composto acila ativado para ligar um átomo de nitrogênio no composto da invenção à carbonila do composto acila ativado. Compostos acrbonila ativados adequados contêm um grupo de partida bom ligado ao carbono carbonila e inclui haleto acila, aminas acila, sais de piridinium acila, alcóxidos acila, em particular fenóxidos acila, tais como, acila p-nitrofenóxi, acila dinitrofenóxi, acila fluorofenóxi, e acila difluorofenóxi. As reações são geralmente exotérmicas e são realizadas em solventes inertes em temperaturas reduzidas tais como - 78 a cerca de 50°C. as reações são usualmente realizadas na presença de uma base inorgânica tal como carbonato de potássio ou bicarbonato de sódio, ou uma base orgânica tal como uma amina, incluindo piridina, TEA, etc. Uma maneira de preparar pró-drogas é descrita em USSN 08/843.369 depositado em 15 de abril, 1997 (correspondente à publicação PCT WO9846576) o teor da qual sendo incorporado aqui em sua totalidade.
SÍNTESE
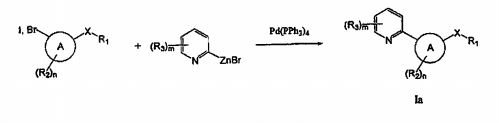
Os compostos da invenção são preparados usando técnicas sintéticas orgânicas padrões a partir de materiais de partida comercialmente disponíveis e reagentes. É para ser apreciado que os procedimentos sintéticos empregados na preparação dos compostos da invenção podem depender dos substituintes particulares presentes em um composto e que os vários procedimentos de proteção e desproteção podem ser requeridos como é padrão na síntese orgânica. Compostos da invenção em que Y não está presente podem ser preparados por um procedimento de acoplamento Negishi de acordo com o seguinte esquema geral 1: Esquema 1
em que o brometo de zinco piridila (ou alternativamente cloreto piridilzina) é reagido com um anel A substituído por iodo ou bromo para dar o composto final Ia.
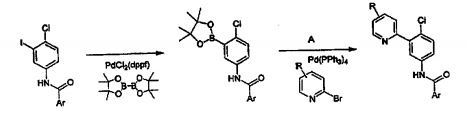
Alternativamente, compostos Ia da invenção podem ser preparados usando uma reação de acoplamento Suzuki fr um anel A borilado para proporcionar ligação direta entre a piridila apropriada e o anel A de acordo com o esquena 2. Esquema 2
Um anel a substituído por halogênio é reagido com éster de boro tal como diborano pinacol na presença de um catalisador de paládio tal como PdC12 (dppf) e o éster de boronato resultante é aquecido com piridina substituída por 2-halogênio e um catalisador de paládio para produzir o composto final Ia da invenção.
Os compostos da invenção em que Y é NR4 pode ser preparado por aminação catalisada por paládio do anel a substituído por halogênio com a 2-aminopiridina desejada de acordo com o esquema 3. Esquema 3
Compostos da invenção em que X é NR4CO podem ser preparados pelo esquema geral 4 em que o anel A substituído com amina é reagido com o cloreto ácido desejado Cl-C(O)- Ri. Esquema 4
Alternativamente, tais compostos podem ser preparados a partir do acoplamento catalisado de um anel A substituído carbóxi com um grupo Ri substituído por amina, isto é Ri- NR4H. O mesmo esquema pode ser usado para preparar compostos tioamida da invenção, isto é X é NR4C(S), pelo emprego de um cloreto tio ácido Cl-C(S)-Ri na etapa de acilação.
Os compostos da invenção em que X é C (O) NR4 podem ser similarmente preparados pela reação de um anel a substituído por amina com um grupo Ri substituído por carbóxi e catalisador EDO de acordo com o esquema 5.Esquema 5
Um esquema similar pode ser usado para preparar compostos tioamida, isto é, X é C(S)NR4, pelo emprego de um anel A substituído por ácido tióico (por exemplo, -C(S)OH) ou por converter a amina com reagende de Lawesson.
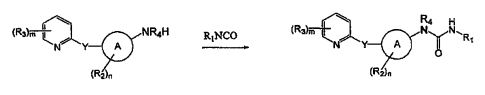
Os compostos da invenção em que X é C (O) NR4 podem ser preparados de acordo com o esquema general 6 pela reacao do anel a substituído por amina com um isocianato apropriado R1-NCO. Esquema 6
O mesmo esquema pode ser usado para preparar compostos tiouréia da invenção, isto é X é NR4C(S)NH, pelo emprego de um isotiocianato apropriado Ri-NCS no lugar do isocianato Ri-NCO.
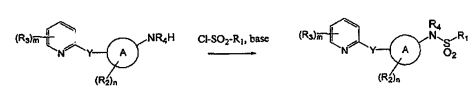
Os compostos da invenção em que X é NR4SO2 pode ser preparado de acordo com o esquema geral 7 pela reação de um anel A substituído por amina com um cloreto sulfonila Rx- S(O2)C1 na presença de uma base não nucleofílica tal como TEA ou diisopropiletilamina para formar a sulfonamida desejada. Esquema 7
Os compostos da invenção em que X é NR4SO são similarmente peparados usando o cloreto de sulfinila 5 apropriado Ri-SO-Cl ao invés de cloreto de sulfonila Rx-S“ (O2)C1.
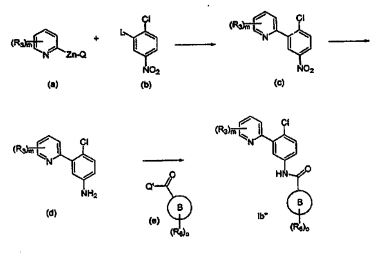
Os compostos da invenção tendo a estrutura da fórmula Ib' em que X é NHCO (isto é, fórmula Ib") pode ser 10 preparado de acordo com o esquema geral 8 em que R3, R6, m e o são como definidos aqui e Q é Cl, Br ou I; Q' é halogênio, OH, OR em que R é um grupo de ativação; L é Br, I ou OTf (por exemplo, O-SO2-CF3) : Esquema 8
O reagente pirIdina haleto de zinco (a) é reagido com o reagente 2-cloro-5-nitro-benzeno (b) em uma reação de acoplamento Negishi na presença de um catalisador adequado tal como complexo tetrakis(trifenilfosfina) paládio (PdíPPHs)*) . Em uma concretização particular, o catalisador tetrakis(trifenilfosfina) paládio é estabilizado com trifenilfosfina (PPhs) . Em uma concretização particular Q é Br. Em uma concretização particular L é I. Em uma concretização particular, a reação de acoplamento é realizada de cerca de 50°C a cerca de 60°C.
O reagente nitrobenzeno (b) pode ser obtido de ativação da amina correspondente (isto é, 2-cloro-5- nitroanilina) em uma solução de ácido sulfúrico aquosa com nitrito de sódio e deslocamento com um grupo L (por exmeplo, com Kl, KBr). Em uma concretização particular, L é I. Em uma concretização particular a reação é realizada pelo menos cerca de 15°C.
O intermediário resultante (c) é reduzido, por exemplo com Fe, Zn ou SnCl2 na presença de ácido para dar o intermediário amina (d). Em uma concretização particular, o intermediário (c) é reduzido com Fe, por exemplo, na presença de AcOH em EtOH. Em uma concretização particular, o intermediário (c) é reduzido com Zn, por exemplo, na presença de AcOH em EtOH. Em uma concretização particular, o intermediário (c) é reduzido com SnCl2, por exemplo, na presença de HC1 em EtOH. Em uma concretização particular a reação de redução é realizada em cerca de 60°C. Finalmente, o intermediário (d) é reagido com um ácido ativado (e) para dar o composto final Ib". Em uma concretização particular, o ácido ativado (e) é um haleto ácido (por exemplo, Q' é cloreto) ou um éster ativado (por exemplo, Q' é Q-EDC). Em uma concretização particular a reação final é realizada em cerca de 0°C.
Os compostos da invenção inibem a sinalização de hedgehog e são úteis para o tratamento de cânceres associados com sinalização de hedgehog anômala, por exemplo, quando Patched cai, ou inadequadamente reprime Smoothened (fenótipo de perda de função Ptc) e/ou quando Smoothened é não obstante ativo de repressão Patched (fenótipo de ganho de função Smo) . Exemplos de tais tipos de cânceres incluem carcinoma de células basal, tumores neuroectodermal tais como medulablastoma, meningioma, hemangioma, glioblastoma, adenocarcinoma pancreático, carcinoma de pulmão escamoso, carcinoma de pulmão de células pequenas, carcinoma de pulmão de células não pequenas, chondrosarcoma, carcinoma de mama, rhabdomiosarcoma, câncer oesofageal, câncer de estomago, câncer do trato biliário, carcinoma renal, carcinoma da tireóide. Compostos da invenção podem ser administrados antes, concomitantemente com, ou seguindo a administração de outros tratamentos anti-cancer tais como terapia de radiação ou quimioterapia. Compostos quimioterápicos cistotásticos adequados incluem, mas não são limitados a (i) antimetabólitos, tais como citarabina, fludarabina, 5- fluoro-2'-deoxiuiridina, gemeitabina, hidroxiuréia ou metotrexato; (ii) agentes de fragmentação de DNA, tais como bleomicina, (iii) agentes de ligação cruzada de DNA, tais como clorambucil, cisplatina, ciclofosfamida ou mostarda nitrigenio; (iv) agentes de interposição tais como adriamicina (doxorubicina) ou mitoxantrona; (v) inibidores de sintese de proteína, tais como L-asparaginase, cicloheximida, puromicina ou toxina difteria; (vi) topoisomerase I tóxico, tai como camptothecina ou topotecan; (vii) topoisomerase II tóxico, tai como etoposide (VP-16) ou teniposide; (viii) agentes microtúbulo direto, tal como colcemid, colchicina, paclitaxel, vinblastine ou vincristine; (ix) inibidores de quinase tais como flavopiridol, staurosporin, ST1571 (CPG 57148B) ou UCN-01 (7-hidroxistaurosporina) ; (x) agentes investigacionais variados tais como tioplatina, OS-341, fenilbutirato, ET-I8-OCH3, ou inibidores de transferase farnesil (L-739749, L-744832); polifenóis tais como quercetin, reaveratrol, piceatonnol, gaiato epigalocatechina, teaflavinas, flavonóis, procianidinas, ácido betúlico e derivados deles; (xi) hormônios tais como glucocorticóides ou fenretinida; (xii) antagonistas de hormônio, tais como tamoxifen, finasterida ou antagonistas LHRH. Em uma concretização particular, os compostos da presente invenção são coadministrados com um composto citostático selecionado a partir do grupo consistindo de cisplatina, doxorubicina, taxol, taxotere e mitomicina C.
Uma outra classe de compostos ativos que podem ser usados na presente invenção são aqueles que são capazes de sensibilizar para ou induzir apoptose pela ligação aos receptores mortos ("agonistas receptores mortos") . Tais agonistas dos receptores mortos incluem ligantes receptores tais como fator de necrose de tumor a (TNF-a) , fator de necrose de tumor β (TNF-β, limfotoxina-α)t LT-β (limfotoxinas-β) , TRAIL (ligantes Apo2L, DR4), ligante CD95 (Fas, APO-1), ligante TRAMP (DR3, Apo-3), ligante DR6 bem como fragmentos e derivados de quaisquer dos referidos ligantes. Em uma concretização particular, o ligante receptor morto é TNF-α. Em uma outra concretização particular o ligante receptor morto é Apo2L/TRAIL. Além do mais, agonistas receptores mortos compreendem anticorpos agonisticos para receptores mortos tais como anticorpo anti-CD95, anticorpo anti-TRAIL-Rl (DR4), anticorpo anti- TRAIL-R2 (DR5), anticorpo anti-TRAIL-R3, anticorpo anti- TRAIL-R4, anticorpo anti-DR6, anticorpo anti-TNF-RI e anticorpo anti-anti-TRAMP (DR3) bem como fragmentos e derivados de quaisquer dos anticorpos.
Para a proposta de sensibilização das células para apoptose, os compostos da presente invneção podem ser também usados em combinação com terapia de radiação. A frase "terapia de radiação" se refere ao uso de radiação eletromagnética ou particulada no tratamento de neoplasia. Terapia de radiação é baseada nos princípios que radiação em alta dose em uma área alvo pode resultar na morte das células reprodutoras em ambos os tecidos normais e de tumor. 0 regime de dosagem de radiação é geralmente definido em termos da dose absorvida de radiação (rad), tempo e fracionamento, e deve ser cuidadosamente definido pelo oncologista. A quantidade de radiação que um paciente recebe pode depender de várias considerações incluindo a localização do turnos em relação a outros órgãos do corpo, e a extensão na qual o turnos foi expandido. Exemplos de agentes radioterapêuticos são proporcionados em, mas não limitados a, terapia de radiação e é conhecido na técnica (Hellman, Principles of Radiation Therapy, Câncer, in Principles I e Practice de Oncology, 24875 (Devita et al., 4th ed., vol 1, 1993). Avanços recentes na terapia de radiação inclui radiação de feixe externo conformai tridimensional, terapia de radiação de intensidade modulada (IMRT), radiocirurgia estereotática e braquiterapia (terapia de radiação intersticial), a última colocação da fonte de radiação diretamente dentro do tunos como "sementes" implantadas. Esta mais recente modalidade de tratamento distribui maiores doses de radiação ao tumor, o que conta para sua eficácia aumentada quando comparado à terapia de radiação de feixe externo padrão.
A radiação de ionização com radionuclideos beta- emitidos é considerada a mais útil para aplicações terapêuticas por causa da transferência de energia linear moderada (LET) das partículas de ionização (elétrons) e sua faixa intermediária (tipicamente vários milímetros no tecido). Dosagem de distribuição de raios Gama em níveis inferiores sobre distâncias muito maiores. Partículas Alfa representam o outro extremo, elas distribuem dosagem de LET muito altas, mas têm uma faixa extremamente limitada e deve, portanto, estar em contato íntimo com as células do tecido a ser tratado. Em adição, emissores alfa são geralmente metais pesados, os quais limitam a química possível e apresenta riscos impróprios a partir do vazamento de radionuclídeos a partir da área a ser tratada. Dependendo do turnos a ser tratado, todos os tipos de emissores são concebíveis dentro do escopo da presente invenção. Além do mais, a presente invenção encampa tipos de radiação não-ionizante como, por exemplo, radiação ultravioleta, luz visível de alta energia, radiação de microondas (terapia de hipotermia), radiação infravermelha e laseres. Em uma concretização particular da presente invenção a radiação UV é aplicada.
Os compostos da invenção inibem angiogenese e são úteis no tratamento das doenças ou condições midiadas por angiogenese tais como tumores, em particular tumores sólidos tais como cólon, pulmão, pancreático, ovário, mama e glioma. Além disso, composotos da invenção são úteis para tratamento de degeneração macular, por exemplo, degeneração macular relacionada com a idade úmida. Compostos da invenção são também úteis para tratamento de doenças inflamatórias/imune tais Crohn, doença inflamatória do intestino, síndrome de Sjogren, asma, rejeição de transplante de órgãos, eritomatose de lupus sistêmico, artrite reumatóide, artrite psoriática, psoriase e esclerose múltipla. Compostos da invenção são também úteis como depilatories.
A invenção também inclui composições farmacêuticas ou medicamentos contendo os compostos da invenção e um veículo, diluente ou excipiente, bem como métodos de utilização dos compostos da invenção para preparar tais composições e medicamentos. Tipicamente, os compostos da invenção usados nos métodos da invenção são formulados por mistura em temperatura ambiente em um pH apropriado, e no grau de pureza desejado, com veículos fisiologicamente aceitáveis, isto é, veículos que são não-tóxicos aos recipientes nas dosagens e concentrações empregadas na forma de administração galênica. O pH da formulação depende principalmente no uso particular e a concentração do composto, mas pode variar de cerca de 3 a cerca de 8. Uma formulação particular está em tampão acetato em pH 5. Os compostos para uso aqui podem estar em uma formulação estéril. O composto pode ser armazenado como uma composição sólida, embora formulações liofilizadas ou soluções aquosas sejam aceitáveis.
A composição da invenção pode ser formulada, dosada, e administrada em um padrão consistente com boa prática médica. Fatores para consideração neste contexto incluem a doença particular sendo tratada, o mamífero particular sendo tratado, a condição clínica do paciente individual, a causa da doença, o local de distribuição do agente, o método de administração, o esquema de administração, e outros fatores conhecidos do médico praticante. A "quantidade efetiva" do composto a ser administrado pode ser governada por tais considerações, e é a quantidade mínima para diminuir a sinalização da trajetória hedgehog ou invés disso é a quantidade mínima necessária para causar redução no tamanho, volume ou massa de um tumor que é responsive à sinalização hedgehog, ou uma redução no crescimento em tamanho, volume ou massa de tal tumor relativo ao aumento na ausência de administração do composto da invenção. Alternativamente, "quantidade efetiva" do composto significa a quantidade necessária para reduzir o número de células malignas ou a taxa no aumento do número de células malignas. Alternativamente, "quantidade efetiva" é a quantidade do composto da invenção requerido para aumentar a sobrevida do paciente afligido com um tumor sensitivo de traj etória anti-hedgehog. Tal quantidade pode ser abaixo da quantidade que é tóxica para células normais, ou para o mamífero como um todo. Com relação às indicações não-malignas, "quantidade efetiva" significa a quantidade do composto da invenção requerido para diminuir a severidade da indicação particular ou sintomas dela.
Geralmente, a quantidade farmaceuticamente efetiva do composto da invenção administrada parenteralment por dose pode estar na faixa de cerca de 0,01 a cerca de 100 mg/kg, por exemplo, cerca de 0,1 a cerca de 20 mg/kg do corpo do paciente por dia, por exemplo, cerca de 0,3 a cerca de 15 mg/kg/dia. Formas de dosagem de unidade oral, tais como tabletes e cápsuças, podem conter de cerca de 25 a cerca de 1000 mg do composto da invenção.
O composto da invenção pode ser administrado por meios adequados, incluindo oral, tópico, transdermal, parenteral, subcutâneo, retal, intraperitineal, intrapulmonar, e intranasal, e, se desejado para o tratamento local, administração intralesional. Infusões parenterais incluem administração intramuscular, intravenosa, intraarterial, intraperitineal, ou subcutânea. Um exemplo de uma forma de dosagem oral adequada é um tablete contendo 25 mg, 50 mg, 100 mg, 250 mg, ou 500 mg do composto da invenção composto com cerca de 90-30 mg de lactose anidra, cerca de 5-4 0 mg de croscarmelose de sódio, cerca de 5-30 mg de polivinilpirolidona (PVP) K30, e cerca de 1-10 mg de estearato de magnésio. Os ingredientes em pó são primeiro misturados junto e então misturados com uma solução de PVP. A composição resultante pode ser secada, granulada, misturada com estearato de magnésio e comprimido para a forma de tabletes usando equipamento convencional. Uma formulação aerossol pode ser preparada pela dissolução do composto, por exemplo, 5-400 mg, da invenção em uma solução tampão adequada, por exemplo, um tampão fosfato, adicionando um tonificante, por exemplo, um sal tal como cloreto de sódio, se desejado. A solução é tipicamente filtrada, por exemplo, usando um filtro de 0,2 microns, para remover impurezas e contaminantes. Formulações tipicas incluem ungüentos, cremes, loções, pós, soluções, supositório vaginal, sprays, aerossóis e cápsulas. Ungüentos e cremes podem ser formulados com uma base aquosa ou oleosa com a adição de agentes espessantes e/ou gelificantes e/ou solventes. Tais bases podem incluir água e/ou um óleo tal como parafina liquida ou um óleo vegetal tal como óleo arachis ou óleo castor ou um sovente tal como pilietileno glicol. Agentes espessantes que podem ser usados incluem parafina suave, estearato de aluminio, álcool cetoestearil, polietileno glicóis, cera microcristalina e cera de abelha. Loções podem ser formuladas com uma base aquosa ou oleosa e pode conter um ou mais agentes emulsidicantes, agentes estabilizantes, agentes dispersantes, agentes de suspensão, ou agentes espessantes. Pós para aplicação externa podem ser formados com o auxilio de qualquer base em pó adequada, por exemplo, talco, lactose ou amido. Gotas podem ser formulados com uma base aquosa ou não-aquosa também compreendendo um ou mais agentes dispersantes, agentes solubilizantes ou agentes de suspensão.
EXEMPLOS
A invenção poderá ser mais completamente entendida por referência aos seguintes exemplos. Eles não poderiam, entretanto, serem construídos como limitantes do escopo da invenção. Abreviações usadas aqui são como segue: BuOH: butanol; DIPEA: diisopropiletilamina; DMA: NN-dimetilaminoacetamida; DMAP: 4-dimetilaminopiridina; DME: 1,2-dimetoxietano; DMF: dime t i1formamida; EDC: l-etil-3-(3-dimetilaminopropil)carbodiimida; HPLC: 0-(7-Azobenzotriazol-l-il)-1,1,3, 3- tetrametiluronio hexafluorofosfato; HPLC: cromatografia liquida de alta pressão; MPLC: cromatografia liquida de pressão média; NBS: N-Bromosuccinimida; TEA: Trietilamina; TASF: tris(dimetilamino)sulfonio difluorotrimetilsilicato; THF: tetrahidrofurona; EtOH: Etanol; MeOH: Metanol; μL: microlitros.
Todos os reagentes foram obtidos comercialmente a menos que de outra forma mencionado. Reações foram realizadas usando artefato de vidro secado no forno sob uma atmosfera de nitrogênio. Ar e líquidos sensíveis à umidade e soluções foram transferidos via seringa ou cânula de aço inoxidável. Soluções arganicas foram concentradas sob pressão reduzida (ca. 15 mm Hg) por evaporação rotativa. A menos que de outra forma mencionado todos os solventes usados foram obtidos comercialmente. Purificação cromatográfica de produtos foi acompanhada pelo uso de um Isco CombiFlash Companion e meio. Tempos de reação são dados para ilustração somente. A curso das reações foi seguido pela cromatografia de camada fina (TLC) e espectrometria de massa de cromatografia líquida (LC-MS). A cromatografia de camada fina (TLC) foi realizada em placas 60 F254 de sílica gel EM Science (250 μm) . Visualização do cromatograma desenvolvido foi acompanhada por arrefecimento fluorescente. LC-MS foram adquiridos com um Shimadzu 10AD LC em uma coluna Phenomenex (50 x 4,6 mm, 5 μm) operando a 3 mL/min. Um detector Shimadzu SPD-10a monitorando a 214 e 254 nm foi usado. Espectometria de massa quadripolar única foi realizada em um espectometro de massa Applied Biosystems. Espectros de ressonância magnética nuclear foram adquiridos em um espectrômetro Varian Inova operando a 400 MHz por e são referidos internamente para tetrametilsilano (TMS) em partes por milhão (ppm) . Dados para XH NMR são registrados como segue: substituição quimica (Ô, ppm), multiplicidade (s, único; bs, único amplo; d, duplo; t, triplo; q, quarto; quint, quinto; sext, sexto; hept, sétimo; m, múltiplo; bm, múltiplo amplo), e integração. A estrutura e pureza de todos os produtos finais foram determinadas por pelo menos uma das seguintes técnicas: LC-MS, NMR, TLC.
Exemplo 1
Procedimento Geral
Os compostos dos exemplos 2-51 foram preparados de acordo com os seguintes procedimentos gerais. A: Procedimento de Acoplamento Suzuki.
2 M de carbonato de potássio aq. (5,0 eq) e mistura tolueno:etanol 4:1 (2,5 mL) foram adicionados a um frasco de microondas carregado com o ester boronato apropriado (2,6 eq.), haleto de arila (0,35 mmol, 1,0 eq.), e Pd(PPh3)4 (0,04 eq.). O frasco foi lacrado e aquecido com agitação em um midroondas a 160°C por 10 minutos. A solução foi despejada em hidróxido de sódio aq. 2M (20 mL), extraída com acetato de etila (2 x 20 mL), secada (MgSO4) , e concentrada. Purificação do produto bruto por cromatografia em sílica gel (condições dadas abaixo) forneceu o produto desejado. B: Procedimento de Acoplamento Negishi.

X = I ou Br R = H, 3-Me, 4-Me, 5-Me, 6-Me Brometo de zinco arila (0.5 M em THF, 2,5 eq.) foi adicionado a um frasco secado em microondas carregado com o haleto de arila apropriado (1,0 eq.) e Pd(PPh3)4 (0,04 eq.) 0 frasco foi lacrado e aquecido com agitação em um microondas a 140°C por 10 minutos. A mistura de reação bruta foi concentrada e purificada por cromatografia em sílica gel (condições dadas abaixo) para fornecer o produto desejado. C: Redução de Ferro do Grupo Nitro Arila
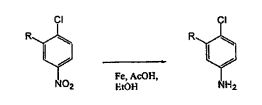
R = I ou piridin-2-ila 0 nitro arila apropriado (1 mmol, 1 eq.) em AcOH/EtOH (1:1, 0.42 M) foi adicionado vagarosamente a uma solução de pó de Ferro (6,0 eq.) em AcOH/EtOH (1:2, 2M) a 60°C. A solução foi agitada a 70°C por 30-60 minutos. A mistura de reação foi resfriada a 23°C, filtrada através de celite, lavada com acetato de etila, e concentrada. O resíduo oleoso foi dissolvido em acetato de etila (30 mL), lavada com acetato de etila (30 mL), lavada com NaHCO3 saturada aq. (2 x 15 mL) e água (2 x 10 mL), secada (MgSO4), e concentrada. O resíduo oleoso foi usado sem purificação adicional. D: Formação de Ligação Amida

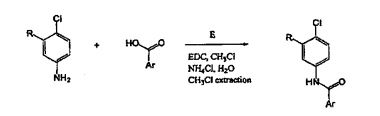
R = I ou piridin-2-ila Cloreto ácido (1.05-1.1 eq.) foi adicionado a uma solução de anilina (1,0 eq.) e TEA (1,1-1,5 eq.) em cloreto de metileno na temperatira indicada. A solução foi agitada por 0,5-3 horas, despejada em NaHCO3 aq. saturada, extraída duas vezes com cloreto de metileno, secada (MgSO4) , e concentrada. Purificação do produto bruto por cromatografia em silica gel (condições dadas abaixo) forneceu o produto desejado. E: Formação de Ligação Amida EDC]
R = I ou piridin-2-ila Ácido carboxílico (1,1 eq.) foi adicionado a uma solução de anilina (1,0 eq.) em cloreto de metileno (0,7 M em anilina) . A solução foi agitada a 23°C por 2 horas, despejada em uma mistura 1:1 saturada aq. de NH4C1 e água , extraída duas vezes com cloreto de metileno, secada (MgSO4), e concentrada. Purificação do produto bruto por cromatografia em sílica gel (condições dadas abaixo) forneceu o produto desejado. F: Adição de aminas a 2-cloropiridina
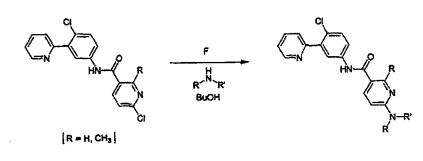
NHRR' = etanolamina, analina, benzilamina, 2- metilpropilamina, N-metilpiperazina, morfolina, 2- morfolinoetilamina. Amina primária ou secundária (5 eq.) em tanto BuOH ou uma mistura de BuOH/etileno glicol foi aquecida a 170 a 220°C por 20 minutos em um tubo lacrado. 0 BuOH foi removido sob pressão reduzida. Em casos onde etileno glicol foi usado, a reação foi diluida com água, e o produto extraído em acetato de etila, secado (MgSO4) , e concentrado. O resíduo bruto foi purificado por HPLC de fase reversa para fornecer o produto desejado. G: Acoplamento de ligação amida com HATU
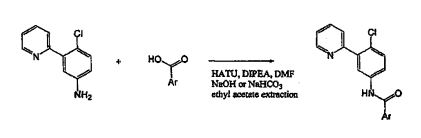
Anilina (1/0 eq.) foi adicionada a uma mistura de ácido carboxílico (1,1 eq.), HATU (1,1 eq.) e DIPEA (2 eq.) em DMF (0,1 - 0,2 M) . Após agitação por toda à noite, a mistura de reação foi diluída com hidróxido de sódio 0,1 N e NaHCCb saturado, extraído em acetato de etila e as camadas orgânicas combinadas foram lavadas com salmoura. A camada orgânica foisecada (MgSO4) , concentrada e a mistura bruta foi purificada por HPLC de fase reversa. H: Preparação dos ácidos sulfonamida benzóicos
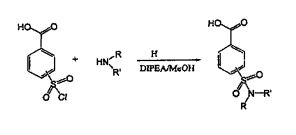
Ácido clorosulfunilbenzóico (1,0 eq) foi adicionado a uma solução de amina (1,1 eq) em 10-20% de DIPEA/metanol (1 M) a 4°C. Após 1 hora, a mistura de reação foi concentrada, e o resíduo crú foi purificado por fase reversa de HPLC. I: Estanilação de 2-piridil triflatos
Uma solução de tetrakis-trifenilfosfinapaládio (0,04 eq) em tolueno (1 mL) foi adicionada a solução desgaseificada de ariltriflato (1 eq), bis-trialquiltin (1,05 eq) , e cloreto de lítio (3 eq) em dioxano. Aquecida para refluxo por 2 horas, arrefecida a 23°C, diluída com acetato de etila, lavada com 10% de NH4OH(aq) e tratada com salmoura, secada (MgSO4) e concentrada. O material crú foi usado sem purificação adicionmal. J: Estanilação de piridinas substituídas
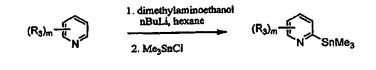
n-Butil lítio (6 eq, 25 M em hexano) foi adicionado gota-a-gota a uma solução de dimetilaminoetanol (3 eq) em hexano a 0°C. A solução foi agitada a 0°C por trinta minutos antes da adição gota-a-gota da piridina substituída (1 eq). A solução foi agitada a 0°C por uma hora adicional, em seguida arrefecida a -78°C. Uma solução de trialquiltin em hexano foi adicionada gota-a-gota. A solução foi agitada a -78°C por trinta minutos, aquecida a 0°C, resfriada com água, extraída duas vezes com ou secada (MgSO4) e concentrada. K: Acoplamento de Stille
Catalisador de paládio (0,02 eq) foi adicionado a uma solução desgaseifiçada de ariliodeto (1 eq), arilestanato (2 eq) e trifenilfosfina (0,16 eq) em NMP. Aquecida no microondas a 130°C por 15 minutos. A mistura de reação foi diluída com etilacetato, lavada com 10% de NH4OH(aq} e tratada com salmoura, secada (MgSO4) , concentrada e purificada por cromatografia de sílica gel. L: Síntese de alquiléteres
Uma solução de hidroxipiridina (1 eq)t alquiliodeto (excesso), e carbonato de césio em NMP foi aquecida no microondas a 100°C por dez minutos. A mistura de reação foi diluída com etilacetato, lavada com 10% de NH4OH(aq) e tratada com salmoura, secada (MgSO4) , concentrada e purificada por cromatografia de silica gel. M: Saponificação de Metil Éster
0 metil éster (1 eq) foi hidrolizado com LiOH (2 eq) em 50/50 THF/mistura de água. Após completação da reação, o THF foi evaporado sob pressão reduzida, e a solução é acidificada com HC1 a pH 2. O sólido resultante foi filtrado e secado para dar o ácido puro. N: Brominação na presença de uma funcionalidade de ácido livre
O ácido parametilbenzóico (1 eq) foi combinado com Benzoil Peróxido (0,1 eq) e N-Bromosuccinimida (0,9 eq) em uma solução de 5% de AcOH em benzeno, e aquecida no microondas a 120°C por 5-15 minutos. O produto foi separado a partir do material de partida e produto di-bromo via cromotografia de flash ISCO com etil acetato (com 1% de AcOH) e sistemas de solvente de hexano. O: Deslocamento de Sódio Metanosulfinato de Bromo
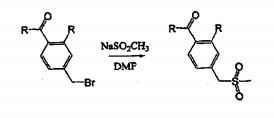
Ao material de partida de bromo (1 eq) foi adicionado sódio metanosulfinato (2 eq) em DMF e aquecido a 120°C no microondas por 5 minutos. Alternativamente, a reação foi aquecida a 60°C em um banho de óleo por várias horas até completada. A mistura de reação foi concentrada sob pressão reduzida e extraida em etil acetato e água. A camada orgânica foi secada sobre Sulfato de Magnésio, filtrada e concentrada em vácuo para produzir metilsulfona genérica. P: Deslocamento de Amina de Bromo
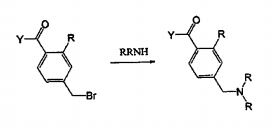
Ao material de partida de bromo (1 eq) foi adicionado amina apropriada (3 eq) em ou DMSO ou BuOH e agitado à temperatura ambiente até completada. Para aminas ou anilinas menos nucleofilicas, as reações foram forçadas para coimpletação usando condições de microondas variando de 150°-170°C por 15 minutos. As .reações cruas foram concentradas para secagem e ou extraidas com etil acetato e bicarbonato saturado se a reação resultou em uma via HPLC intermediária ou purificada se a reação resultou em um produto final. Q Deslocamento de Tiol de halogênio
O parametilbromo benzoato (1 eq) foi tratado com Carbonato de Potássio (ou Césio) (1,5 eq) e derivado de tiol apropriado (1,1 eq) em DMF (ou CH3CN) e agitado por toda noite à temperatura ambiente. O DMF foi evaporado em vácuo, e a reação foi extraida com etil acetato e água. A camada orgânica foi secada sobre Sulfatro de Magnésio, filtrada e concentrada para produzir o tiol ou composto de tiol derivado. R: Oxidação de Oxona
Tiol derivado (1 eq) foi dissolvido em MeOH, enquanto Oxona (2 eq) foi separadamente dissolvida em metade da quantidade de água. Uma vez que toda a oxona foi dissolvida, a solução foi adicionada ao tiol em solução de MeOH imediatamente e agitada até completada. O MeOH foi evaporado em vácuo, e a água remanescente foi extraída duas vezes com Etil Acetato. A camada orgânica foi secada sobre Sulfato de Magnésio e concentrada para produzir a sulfona. S: Tiólise de epóxidos em superfícies de alumina
Uma mistura de epóxidos (1,0 eq), tiofenol (1,5 eq) e óxido de alumínio neutro (-70 eq) em dietil éter foi agitada por 3 horas à temperatura ambiente, enquanto sendo monitorada por TLC. A mistura de reação foi filtrada através de Celite, lavada com etil acetato e concentrada. Purificada por cromotagrafia de sílica gel (0-40% de etil acetato/hexano) para produzir produto de β-hidroxisulfeto. T: Conversão de grupo nitrila a ácido carboxílico
Uma solução de benzonitrila (1,0 eq) e hidróxido de sódio (2,0 eq) foi aquecida a 120°C por 2 horas. A mistura de reação foi arrefecida à temperatura ambiente e acidificada com HC1 a pH 2. 0 sólido resultante foi filtrado e fornecido ao produto ácido puro. U: Alquilação de fenóis
O fenol foi dissolvido em DMF (1,0 ml) . Carbonato de césio (1,0 eq) e um alquil brometo ou alquil iodeto (1,0 a 2,0 eq) foram adicionados, e a reação foi agitada à temperatura ambiente por 18 horas ou 50°C por 1 a 24 horas. A reação foi resfriada em água e extraída com etila cetato duas vezes. Os extratos orgânicos foram lavados com água uma vez, tratados com salmoura uma vez, secados com MgSO4, e evaporados para um óleo cru que foi purificado em HPLC de fase reversa. V: Formação de ligação de amida com um cloreto ácido e aniline
A anilina foi dissolvida em THF (1,5 ml) e diclorometano (1,5 ml). MP-Carbonato (1,5 eq.) e um cloreto ácido (1,1 eq.) foram adicionados, e a solução foi agitada à temperatura ambiente por 18 horas. A reação foi diluída com metanol e diclorometano, e filtrada para remover o MP- Carbonato . Os licores mães foram evaporados para um sólido e purificados por HPLC de fase reversa. W: Formação de amidina de um imidato
Uma solução de imidato recentemente formada em metanol foi tratada com uma amina primária ou secundária (1,5 eq.) à temperatura ambiente por 18 horas. 0 metanol foi removido, e o resíduo purificado por HPLC de fase reversa.
Exemplo 2. 6-(2-morfolinoetilamino)-N-(4-cloro-3- (piridin-2-il)fenil)piridina-3-carboxamida
O procedimento F foi realizado usando-se N-(4-cloro-3- (piridin-2-il)fenil)-6-cloro-3-carboxamida (50 mg) e 2- morfolinoetilamino em butanol (0,5 mL) . A reação crua foi purificada por HPLC de fase reversa para produzir 6—(2 — morfolinoetilamino)-N-(4-cloro-3-(piridin-2- il)fenil)piridina-3-carboxamida como um sólido branco. MS (Ql) 438.3 (M)+.
Exemplo 3 . N,N- (4-Cloro-3-(piridin-2-il)fenil)-bis[6- (trifluormetil)-2-metilpiridina-3]-carboxamida
O procedimento B foi realizado com 2-piridilzinco brometo (4 mL. r 2,0 mmol, 0,5 M em THF) e 3-bromo-4-cloro- nitrobenzeno (236 mg, 1,0 mmol). Purificado por cromatografia em silica gel (10% de etil acetato/hexano) para produzir 2-(2-cloro-5-nitrofenil)piridina como um sólido amarelo claro. O procedimento C foi realizado com 2-(2-cloro-5- nitrofenil)piridina (122 mg, 0,52 mmol) para produzir 4- cloro-3-(piridin-2-il)anilina como um sólido amarelo claro, que foi usado sem puriicação adicional. O procedimento D foi realizado usando-se 4-cloro-3- (piridin-2-il)anilina (40 mg, 0,2 mmol). 0 resíduo crú foi purificado por cromatografia de sílica gel (15-60% de etil acetato/hexanos) para produzir N,N- (4-Cloro-3-(piridin-2- il)fenil)-bis[6-(trifluormetil)-2-metilpiridina-3]- carboxamida como um resíduo oleoso: TLC Rf= 0,42 (35% de etil acetato/haxanos) ; 1H NMR (CDCI3, 400 MHz) δ 8,72 (m, 1H) , 7,84 (d, 2H0), 7,77 (dd, 1H) , 7,68 (m, 1H) , 7,57 (d, 1H) , 7,51 (m, 3H) , 7,33 (m, 1H) , 7,12 (dd, 1H) , 2,78 (s, 6H); MS (Ql) 579 (M)+.
Exemplo 4 . N-(4-Cloro-3-(piridin-3-il) -3,5- dimetoxibenzamida
4-Cloro-3-(piridin-2-il)anilina (40 mg, 0,2 mmol) foi usado no procedimento D com 3,5-dimetoxibenzoil cloreto (43 mg, 0,216 mmol) a 23°C por 2 horas. O resíduo crú foi purificado por cristalização (CHaCla/hexanos para produzir N- (4-Cloro-3-(piridin-3-il)fenil)-3,5-dimetoxibenzamida como um sólido não branco: TLC Rf- 0,30 (15% de etil acetato/hexanos); NMR (CDC13, 400 MHz) δ 8,72 (m, 1H) , 7,91 (m, 1H), 7,88 (dd, 1H) , 7,78 (m, 2H) , 7,74 (dd, 1H) , 7,48 (d, 1H) , 7,35 (m, 1H) , 6,96 (d, 2H) , 6,62 (t, 1H) , 3,82 (s, 6H); MS (Ql) 369 (M)+.
Exemplo 5. 5-Acetil-N-(4-cloro-3-(piridin-2- il)fenil)tiofeno-2-carboxamida
4-Cloro-3-iodoanilina (2,5 g, 9,88 mmol) foi usado no Procedimento E com 5-acetiltiofeno-2-ácido carboxólico (1,85 g, 10,8 mmol) a 23°C por 2 horas. 0 material crú foi purificado por cromatografia de silica gel (20-100% de etil acetato/hexanos) para produzir 5-Acetil-N-(4-cloro-3- iodofenil)tiofeno-2-carboxamida como um sólido amarelo. 5-Acetil-N-(4-cloro-3-iodofenil)tiofeno-2-carboxamida (202 mg, 0,5 mmol) foi usado no Procedimento B com 2- piridilzincobrometo (2,5 mL, 1,25 mmol, 0,5 M em THF). Purificado por cromatografia de silica gel (10-100% de etil acetato/hexanos) para produzir 5-acetil-n-(4-cloro-3- (piridin-2-il)fenil)tiofeno-2-carboxamida como um sólido amarelo: TLC Rf= 0,19 (50% de etil acetato/haxanos); XH NMR (CDCI3, 400 MHz) δ 8,96 (bs, 1H) , 8,67 (d, 1H) , 7,79 (dt, 1H) , 7,68 (m, 3H) , 7,61 (d, 1H) , 7,58 (d, 1H) , 7,37 (d, 1H), 7,32 (m, 1H), 2,58 (s, 3H); MS (QI) 357,0 (M)+.
Exemplo 6. N-(4-Cloro-3-(3-metilpiridin-2-il)fenil)6- (trifluormetil)-2-metilpiridina-3-carboxamida
N-(4-Cloro-3-iodofenil)-6-(trifluormetil)-2- metilpiridina-3-carboxamida (142 mg, 0,32 mmol) foi usado no Procedimento B com 6-metil-2-piridilzinco brometo (1,75 mL, de urn 0,5 M em THF). Purificado por cromatografia de silica gel (5-100% de etil acetato/hexanos) para produzir N-(4-Cloro-3-(3-metilpiridin-2-il)fenil)6-(trifluormetil)- 2-metilpiridina-3-carboxamida como um sólido branco: TLC Rf— 0,23 (30% de etil acetato/haxanos); :H NMR (CDC13, 400 MHz) δ 8,81 (bs, 1H), 7,95 (dd, 1H), 7,67 (m, 3H), 7,53 (t, 2H) , 7,38 (d, 1H) , 7,07 (d, 1H) , 2,71 (s, 3H) , 2,4 3 (s, 3H); MS (QI) 406,1 (M)+.
Exemplo 7. N-(4-Cloro-3-(5-metilpiridin-2-il)fenil)6- (trifluormetil)-2-metilpiridina-3-carboxamida
N-(4-Cloro-3-iodofenil)-6-(trifluormetil)-2- metilpiridina-3-carboxamida (150 mg, 0,34 mmol) foi usado no Procedimento B com 4-metil-2-piridilzinco brometo (1,7 mL, de urn 0,5 M em THF) . Purificado por cromatografia de silica gel (5-75% de etil acetato/hexanos) para produzir N- (4-Cloro-3-(5-metilpiridin-2-il)fenil)6-(trifluormetil)-2- metilpiridina-3-carboxamida como um sólido branco: TLC Rf= 0,23 (35% de etil acetato/haxanos); XH NMR (CDC13, 400 MHz) δ 10,62 (bs, 1H), 8,12 (dd, 1H), 7,89 (d, 1H), 7,58 (d, 1H), 7,47 (m, 3H) , 7,18 (d, 1H) , 6,89 (d, 1H) , 2,62 (s, 3H), 2,38 (s, 3H); MS (QI) 406,3 (M) + .
Exemplo 8. 5-Acetil-N-(4-cloro-3-(5-metilpiridin-2- il)fenil)tiofeno-2-carboxamida
5-Acetil-N-(4-cloro-3-iodofenil)tiofeno-2-carboxamida (203 mg, 0,5 mmol) foi usado no Procedimento B com 4-metil- 2-piridilzinco brometo (2,5 mL, 1,25 mmol, 0,5 M em THF). Purificado por cromatografia de silica gel (30-100% de etil acetato/hexanos) para produzir 5-Acetil-N-(4-cloro-3-(5- metilpiridin-2-il)fenil)tiofeno-2-carboxamida como um sólido amarelo: TLC Rf= 0,25 (50% de etil acetato/haxanos); NMR (CDCI3, 400 MHz) δ 9,52 (bs, 1H) , 8,15 (d, 1H) , 7,60 (s, 1H), 7,29 (d, 1H), 7,14 (d, 1H), 2,55 (s, 3H), 2,42 (s, 3H); MS (Ql) 406,3 (M)+.
Exemplo 9. N-(4-Cloro-3-(4-metilpiridin-2-il)fenil)6- (trifluormetil)-2-metilpiridina-3-carboxamida
O Procedimento B foi realizado com N- (4-Cloro-3- iodofenil)-6-(trifluormetil)-2-metilpiridina-3-carboxamida (440 mg, 1,0 mmol) e 4-metil-2-piridilzinco brometo (5 mL de uma solução 0,5 M em THF). O residuo cru foi purificado por cromatografia de silica gel (5-100% de etil acetato/hexanos) para produzir N-(4-cloro-3-(4- metilpiridin-2-il)fenil)-6-(trifluormetil)-2-metilpiridina- 3-carboxamida como um sólido branco: TLC Rf~ 0,43 (35% de etil acetato/haxanos); 1H NMR (CDCI3, 400 MHz) δ 10,39 (bs, 1H) , 8,11 (dd, 1H) , 7,87 (s, 1H) , 7,61 (d, 1H) , 7,59 (d, 1H), 7,49 (m, 3H), 2,66 (s, 3H) , 2,21 (s, 3H) ; MS (Ql) 406,1 (M)+.
Exemplo 10 . N-(4-cloro-3-(6-metilpiridin-2-il)fenil)- 3,5-dimetilisoxazole-4-carboxamida
4-Cloro-3-iodoanilina (1,01 g, 4 mmol) foi usado no Procedimento E com 3,5-dimetil-4-ácido isoxazolecarboxilico (0,565 g, 4 mmol), EDC (1,32 g, 6,8 mmol), TEA (0,5 mL) , DMAP (50 mg, 0,4 mmol) a 23°C por toda noite. A reação crua foi purificada por cromatografia de silica gel (0-15% de etil acetato/CH2C12) para produzir 3,5-dimetil-N-(4-cloro-3- iodofenil)isoxazole-4-carboxamida como um sólido branco. O Procedimento B foi realizado com 3,5-dimetil-N-(4- cloro-3-iodofenil)isoxazole-4-carboxamida (190 mg, 0,5 mmol) e 3-meti1-2-piridílzinco brometo (2,5 mL de uma solução 0,5 M em THF). A reação crua foi purificada por cromatografia de silica gel (5-100% de etil acetato/hexanos) para produzir N-(4-cloro-3-(6- metilpiridin-2-il)fenil)-3,5-dimetilisoxazole-4-carboxamida como um sólido branco: TLC Rf= 0,43 (50% de etil acetato/hexanos); XH NMR (CDCI3, 400 MHz) δ 8,52 (bs, 1H) , 7,68 (m, 2H), 7,48 (m, 3H) , 2,70 (s, 3H) , 2,49 (s, 3H) , 2,21 (s, 3H); MS (Ql) 342,3 (M) + .
Exemplo 11. N-(4-cloro-3-(piridin-2-ilamino)fenil)-6- (trifluormetil)2-metilpiridina-3-carboxamida
N-(4-Cloro-3-iodofenil)-6-(trifluorometil)-2- metilpiridina-3-carboxamida (220 mg, 0,5 mmol), 2- aminopiridina (40 mg, 0.42 mmol), potássio t-butóxido (66 mg, 0,59 mmol), PdatdbaJs (20 mg, 0,21 mmol), dppf (24 mg, 0,042 mmol) em tolueno (2,1 mL) foram aquecidos a 100 °C por 1,5 dias. A solução foi resfriada a 23 °C, diluída com éter, filtrada com éter, filtrada através de celite, lavada com acetato de etila, e concentrado. Purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- ilamino)fenil)-6-(trifluormetil)2-metilpiridina-3- carboxamida como um sólido branco: XH NMR (CDC13, 400 MHz) δ 11,53 (s, 1H) , 9,68 (s, 1H) , 8,05 (m, 2H) , 7,85 (m, 2H) , 5 7,75 (d, 1H) , 7,26 (d, 1H) , 7,13 (dd, 1H) , 6,91 (t, 1H) , 6,88 (d, 1H), 2,75 (s, 3H); MS (Ql) 407,0 (M)+.
Exemplo 12. N- (4-cloro-3-(piridin-2-ila)fenil)-6-(4- metilpiperazin-l-ila)piridina-3-carboxamida
O Procedimento F foi realizado usando N- (4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e N- 15 metilpiperazina em butanol (0,5 mL) . A reação bruta foi purificada por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-6-(4-metilpiperazin-l-ila) piridina-3-carboxamida como um sólido branco. MS (Ql) 407,0 (M) + .
Exemplo 13. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (isobutilamino)piridina-3-carboxamida
O Procedimento F foi realizado usando N-(4-cloro-3- (piridin-2-ila)fenil-6-cloro-3-carboxamida (50 mg) e 2- metilpropilamina em butanol (0,5 mL). A reação bruta foi purificada por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-6-(isobutilamino)piridina-3- carboxamida como um sólido branco. MS (Ql) 381,1 (M)+.
Exemplo 14 . N-(4-cloro-3-(piridin-2-ila)fenil)-6- morfolinopiridina-3-carboxamida
O Procedimento F foi realizado usando N-(4-cloro-3- (piridin-2-ila)fenil-β-cloro-3-carboxamida (50 mg) e 2- morfolina em butanol (0,5 mL) . A reação bruta foi purificada por HPLC de fase reversa para produzir W-(4- cloro-3-(piridin-2-ila)fenil)-6-morfolinopiridina-3- carboxamida como um sólido branco. MS (Ql) 401,3 (M)+.
Exemplo 15 . 6- (benzilamino)-N- (4-cloro-3-(piridin-2- ila)fenil)piridina-3-carboxamida
O Procedimento F foi realizado usando N- (4-cloro-3- (piridin-2-ila)fenil-β-cloro-3-carboxamida (50 mg) e benzilamina em butanol (0,5 mL). A reação bruta foi purificada por HPLC de' fase reversa para produzir 6- (benzilamino)-N-(4-cloro-3-(piridin-2-ila)fenil)piridina-3- carboxamida como um sólido branco. MS (Ql) 415,1 (M)+.
Exemplo 16. N- (4-cloro-3-(piridin-2-ila)fenil)-6- (fenilamino)piridina-3-carboxamida
O Procedimento F foi realizado usando AT- (4-cloro-3- (piridin-2-ila)fenil-β-cloro-3-carboxamida (50 mg) e analina em butanol (0,5 mL). A reação bruta foi purificada por HPLC de fase reversa para produzir N~ (4-cloro-3- (piridin-2-ila)fenil)-6-(fenilamino)piridina-3-carboxamida como um sólido branco. MS (Ql) 401,0 (M) + .
Exemplo 17. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (trifluorometil)-2-metilpiridina-3-carboxamida
O Procedimento C foi realizado com l-cloro-2-iodo-4- nitrobenzeno (283 mg, 1 mmol) para produzir 4-cloro-3- iodoanilina que foi usado sem purificação adicional. O Procedimento D foi realizado com 4-cloro-3- iodoanilina (225 mg, 0,889 mmol) e cloreto de 6- (trifluorometil)-2-metilpiridina-3-carbonil (237 mg, 0,93 mmol, 1,05 eq) a 0°C por 30 minutos. O resíduo bruto foi purificado por cromatografia de silica gel (2-50% de acetato de etila/hexanos} para produzir N-(4-cloro-3- iodofenil)-6-(trifluorometil)-2-metilpiridina-3-carboxamida como um sólido branco. O Procedimento B foi realizado usando N~(4-cloro-3- iodofenil)-6-(trifluorometil)-2-metilpiridina-3-carboxamida (88 mg, 0,2 mmol) com brometo de 2-piridilzina (1 mL, 0,5 mmol, 0,5 M em THF). Purificado por cromatografia de silica gel (10-80% de acetato de etila/hexanos) para produzir N- (4-cloro-3-(piridin-2-ila)fenil-6-(trifluorometil)-2- metilpiridina-3-carboxamida como um sólido amarelo: TLC Ry = 0,28 (35% de acetato de etila/hexanos); TLC Ry = 0,28 (35% de acetato de etila/hexanos); 1H NMR (CDCI3, 400 MHz) 8,88 (bs, 1H) , 8,41 (d, 1H), 7,96 (dd, 1H), 7,74 (m, 4H) , 7,52 (d, 1H), 7,22 (m, 1H), 2,75 (s, 3H); MS (Ql) 392 (M)+. Um procedimento sintético alternativo é como segue: 75 g (435 mmol) de 2-cloro-5-nitroanilina foi adicionado a uma solução de água (600 mL) e ácido sulfúrico conc. (60 mL) . Em um frasco de 3-gargalos equipado para agitação mecânica. A solução foi resfriada a 0°C e uma solução de nitrito de sódio (34,2 g, 496 mmol) em água (130 mL) foi lentamente adicionada. A mistura foi agitada por hora e então a solução de iodeto de potássio (130 g, 783 mmol) em água (520 mL) foi adicionado gota a gota por hora mantendo a temperatura abaixo 15°C. a solução foi agitada por 2 horas, então extraída com EtOAc (3 x 500 mL). Os extratos orgânicos combinados foram lavados com Na2S2O3 sat. (2 x 500mL), secado (Na2SO4) , e concentrado. O iodeto bruto foi dissolvido em iPrOH quente (500 mL) e hexanos (200 mL) foram adicionados. A reação foi permitida resfriar com agitação e o produto foi coletado por filtração por sucção após agitação a 0°C por 2 horas produzindo 90 g (318 mmol, 73%) de 2-cloro-5-nitro-iodobenzeno como um sólido cristalino marrom claro. O 2-cloro-5-nitro-iodobenzeno (5 g, 17,6 mmol) foi dissolvido em 5 mL de DMA em um frasco secado no forno e uma solução 0,5 M de 2-piridilzincobrometo (53 mL, 26,5 mmol, 0,5 M em TFH) foi adicionada. A solução foi desgasificada com N2 por hora, o PPh3 (0,185 g, 0,7 mmol) e Pd(PPh3)4 (0,825 g, 0,7 mmol) foram adicionados, enxaguados com vários mLs de THF e a solução foi desgasificada por um adicional de 10 min. antes do aquecimento a 60 °C sob N2. A reação foi completada por TLC em *8 horas, resfriada para RT, e despejada em uma misutra 1:1 de EtOAc/NaOH 2,5N (500 mL) . Esta solução foi agitada por 10 min., passada através de um filtro de curso para grossos contendo celite para remover o sólido, e então extraído. Os orgânicos foram lavados com salmoura e concentrado para um sólido marrom. As camadas aquosas combinadas foram extraídas de novo com Et2O (1 x 200 mL) . Isto foi usado para suspender o produto bruto, que foi extraído com HCl IN (1 x 200 mL, 3 x 100 mL) . Os extratos aquosos combinados foram resfriados a 0 °C, diluído com EtOAc (250 mL) , e tornado básico com NaOH 10N (100 mL) . Esta solução foi separada, a camada aquosa extraída com EtOAc, e os orgânicos combinados foram secados sob Na2SO4 e carvão vegetal com agitação. Esta solução foi filtrada através de celite e concentrada para produzir 4-cloro-3- (piridin-2-ila)nitrobenzene puro (2,47 g, 10,5 mmol, rendimento 60%) que foi usado na próxima reação sem purificação adicional. 4-cloro-3-(piridin-2-il)nitrobenzene (1,47 g, 6,26 mmol) foi suspenso em EtOH (35 mL), e o SnCl2 (3,87 g; 20,4 mmol) e HCl concentrado (5 mL) foram adicionados e enxaguados com uns 5 mLs adicionais de EtOH. A solução foi colocada em um banho de óleo de 40°C e aquecida a 60°C. A solução foi agitada a 60°C por uma hora e meia, arrefecida para RT e diluida com HC1 IN (100 mL) . Esta solução foi derramada em uma solução de Et2O/HCl 1 N (100 mL: 150 mL) e extraída. A camada aquosa foi diluida com EtOAc (250 mL) , arrefecida a 0°C, e tornada básica com NaOH 10 N (50 mL) . Esta solução foi extraída (EtOAc, 2x), e os orgânicos combinados foram lavados com salmoura e secados sobre Na2SO4 e carvão. A filtração de sucção através de celite deu uma solução incolor clara que foi concentrada para produzir 4- cloro-3-(piridin-2-il)anilina (l,21g, 5,93 mmol, rendimento 94%) como um sóliso cristalino colorido que foi usado na próxima reação sem purifivcação adicional. 6-(trifluormetil)-2-metilpinidina-3-carbonil cloreto (1,68 g, 7,51 mmol) em 3 mL THF foi adicionado gota-a-gota a uma solução de 4-cloro-3-(piridina-2-il)anilina (1,21 g, 5,93 mmol) em THF (15 mL) a 0°C. A solução foi agitada por 10 minutos, derramada em EtOAc e lavada com NaHCOs (2x) saturado aquoso e salmoura. Os orgânicos foram secados (Na2SO4) e concentrados. O produto crú foi suspenso em iPrOAc/Et2O (10 mL, 1:1) , agitado a 0°C por meia hora, e coletada por filtração por sucção para produzir W-(4-cloro- 3-(piridin-2-ila)fenil)-6-(trifluorometil)-2-metilpiridina- 3-carboxamida (2,04 g, 5,21 mmol, rendimento de 88%) como um sólido branco: TLC Rf = 0,28 (35% de EtOAc/Hex) ; XH NMR (CDCI3, 400 MHz) δ 8,88 (bs, 1H) , 8,41 (d, 1H) , 7,96 (dd, 1H) , 7,74 (m, 4H), 7,52 (d, 1H) , 7,22 (m, 1H) , 2,75 (s, 3H); MS (Ql) 392 (M)+.
Exemplo 18. 6- (2-hidroxietilamino)-N-(4-cloro-3- (piridin-2-il)fenil)piridina-3-carboxamida
O procedimento F foi realizado usando-se N-(4-cloro-3- (piridin-2-il)fenil)-6-cloro-3-carboxamida (50 mg) e etanolamina em butanol (0,5 mL). A reação bruta foi purificada por HPLC de fase reversa para produzir 6—(2 — hidroxietilamino)-N-(4-cloro-3-(piridin-2- il)fenil)piridina-3-carboxamida como um sólido branco. MS (Ql) 369,0 (M) + .
Exemplo 19. N- (4-cloro-3-(piridin-2-il)fenil)-4- (trifluormetilsulfonil)benzamida
4-(trifluormetiltio) acido benzoic (200 mg, 0,9 mmol) foi dissolvido em agua (2ml) e acido (4ml) e tratado com permanganate de potássio (711 mg, 4,5 mmol) à temperatura ambiente. A reação foi permitida agitar por 16 horas, diluída com etil acetato e lavada com água. A camada orgânica foi secada (MgSO4) e concentrada para produzir 4- (trifluormetilsulfona ácido benzóico. O procedimento geral G foi realizado usando-se 4- (trifluormetilsulfona ácido benzóico e 4-cloro-3-(piridin- 2-il)anilina. A mistura de reação bruta foi purificada por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-4-(trifluormetilsulfonil)benzamida. MS (Ql) 440, 95 (M)+.
Exemplo 20. N-(4-cloro-3-(piridin-2-il)fenil)-4- (etilsulfonil)benzamida
O procedimento geral G foi realizado usando-se 4- (etiltio) ácido benzóico e 4-cloro-3-(piridin-2-il)anilina para produzir N-(4-cloro-3-(piridin-2-il)fenil)-4- (etiltio)benzamida. Uma solução de N-(4-cloro-3-(piridin-2-il)fenil)-4- (etiltio) benzamida (40 mg, 0,11 mmol) em MeOH (3 mL) , arrefecida a 0°C, foi tratada com oxone (133 mg, 0,22 mmol), e o banho de gelo foi removido. Após 1 hora de agitação, a mistura de reação foi concentrada, e o resíduo foi dissolvido em etil acetato. A solução orgânica foi lavada com água, secada (MgSO4) e concentrada. A mistura de reação bruta foi purificada por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-il)fenil)-4-(etilsulfonil) benzamida. MS (Ql) 401,0 (M)+.
Exemplo 21. 2-cloro-N-(4-cloro-3-(piridin-2-il)fenil)- 4-((dimetilamino)metilbenzamida

O procedimento geral G foi usado para acoplar 4-(BOC- aminometil)-2-cloro ácido benzóico e 4-cloro-3-(piridin-2- il)anilina para produzir 2-cloro-N-(4-cloro-3-(piridin-2- il)fenil)-4-(BOC-aminometil)-benzamida. A mistura de reação bruta foi tratada para TFA e traço de água por 1 hora antes da concentração para secura para produzir 2-cloro-N-(4- cloro-3-(piridin-2-il)-fenil)-4-(aminometil)-benzamida. 2-cloro-N-(4-cloro-3-(piridin-2-il)fenil)-4- (aminometil)benzamida (80 mg, 0,20 mmol) foi dissolvido em DMF (5 mL) e tratado com AcOH (10 uL), paraformaldeído (43 mg, 0,47 mmol), e triacetoxiborohidreto de sódio (125 mg, 0,59 mmol). Após agitação por 16 horas, o solvente foi evaporado e o residuo foi dissolvido em etil acetato. A camada orgânica foi lavada com hidróxido de sódio 1 N, secada (MgSOJ e concentrada. O produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro- N-(4-cloro-3-(piridin-2-il)fenil)-4-(dimetilamino)metil) benzamida. MS (Ql) 400,0 (M)+.
Exemplo 22. N-(4-cloro-3-(piridin-2-il)fenil)-6- (morfolinometil)piridina-3-carboxamida

Ácido 6-metilnicotínico (100 mg, 0,14 mmol) foi dissolvido em 10% de AcOH/benzeno (1 mL) e tratado com NBS (117 mg, 0,18 mmol) e benzoilperóxido (18 mg, 0,07 mmol). A mistura de reação foi aquecida em um reator de microondas selado a 120°C por 1 minuto. A mistura de reação foi diluída com etil acetato, lavada com NaHCOa aquoso saturado, secada (MgSO4), concentrada e purificada por cromatografia de sílica gel para produzir 6- (bromometil)piridina-3-ácido carboxílico. 6-(bromometil)piridina-3-ácido carboxílico foi acoplado a 4-cloro-3-(piridin-2-il)anilina, conforme descrito no procedimento geral E, para produzir 6~ (bromometil)-N-(4-cloro-3-(piridin-2-il)fenil)piridina-3- carboxamida. 6-(bromometil)-N-(4-cloro-3-(piridin-2- il)fenil)piridina-3-carboxamida foi dissolvido em DMSO (1 mL) tratado com morfolina (33 uL) por 1 hora. A reação foi concentrada, e o resíduo crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-6-(morfolinometil)piridina-3-carboxamida. MS (Ql) 409,3 (M)+.
Exemplo 23. N- (4-cloro-3-(piridin-2-ila)-4- ((pirimidin-2-ilamino)metil)benzamida
4-(bromometil) ácido benzóico foi acoplado a 4-cloro- 3-(piridin-2-il)anilina, conforme descrito no procedimento geral E, para produzir 4-(bromometil)-N-(4-cloro-3- (piridin-2-il)fenil)benzamida. 4-(bromometil)-N-(4-cloro-3-(piridin-2- il) fenil) benzamida (85 mg) foi dissolvido em DMSO (0,5 mL) e tratado com 2-aminopiridina (59 mg) a 150°C em um reator de microondas selado por 5 minutos. A mistura de reação foi concentrada, e o resíduo crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-4-(pirimidin-2-ilamino)metil)benzamida. MS (Ql) 416,3 (M)+.
Exemplo 24 . N-(4-cloro-3-(piridin-2-il)fenil)-6-((4- metilpiperazina-l-il)piridina-3-carboxamida
6-(bromometil)-N-(4-cloro-3-(piridin-2-il)fenil) piridina-3-carboxamida foi dissolvido em 1 mL de DMSO (0,5 mL) e agitado com N-metilpiperazina. A reação foi concentrada, e o resíduo crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-6-((4-metilpiperazina-l-il)metil)piridina-3- carboxamida como um produto puro. MS (Ql) 422,3 (M)+.
Exemplo 25. 4-((4-acetilpiperazin-l-il)metil)-N- (4- cloro-3-(piridin-2-il)fenil)benzamida
6-(bromometil)-N-(4-cloro-3-(piridin-2-il)fenil) piridina-3-carboxamida (85 mg) foi dissolvido em DMSO (1 mL) e agitado por 1 hora com N-acetilpiperazina. A mistura de reação foi concentrada, e o residue crú foi purificado por HPLC de fase reversa para produzir 4—((4— acetilpiperazin-l-il)metil-N-(4-cloro-3-(piridin-2-il) fenil)benzamida. MS (QI) 449,1 (M) + .
Exemplo 26. N- (4-cloro-3-(piridin-2-il)fenil)-4- (tiomorfolinometil)benzamida
4-(bromometil)-N-(4-cloro-3-(piridin-2-il)fenil) benzamida (85 mg) foi dissolvido em DMSO (1 mL) e agitado por 1 hora com tiomorfolina. A mistura de reação foi concentrada, e o residue crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3“(piridin-2- il)fenil)-4-(tiomorfolinometil) benzamida. MS (Ql) 424,0 (M) + .
Exemplo 27. N-(4~cloro-3-(piridin-2-il)fenil)-4- (morfolinometil)benzamida
4-(bromometil)-N-(4-cloro-3-(piridin-2-il)fenil) benzamida (85 mg) foi dissolvido em DMSO (1 mL) e agitado por 1 hora com morfolina. A mistura de reação foi concentrada, e o resíduo crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-4-(morfolinometil) benzamida. MS (Ql) 408,4 (M)+.
Exemplo 28. N-(4-cloro-3-(piridin-2-il)fenil)-4-(piperidin- l-il)metil) benzamida
4“(bromometil)-N-(4-cloro-3-(piridin-2-il)fenil) benzamida (85 mg) foi dissolvido em DMSO (1 mL) e agitado por 1 hora com piperdina. A mistura de reação foi concentrada, e o residuo crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-4-((piperidin-l-il)metil) benzamida. MS (Ql) 406,4 (M) + .
Exemplo 29. N-(4-cloro-3-(piridin-2-il)fenil)“4-((4- metilpiperazin-l-il)metil) benzamida
4-(bromometil)-N-(4-cloro~3-(piridin-2-il)fenil) benzamida (85 mg) foi dissolvido em DMSO (1 mL) e agitado por 1 hora com metilpiperazina. A mistura de reação foi concentrada, e o residuo crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- il)fenil)-4-((4-metilpiperazin-l“il)metil benzamida. MS (Ql) 421,3 (M)+.
Exemplo 30. N-(4-cloro-3-(piridin-2-il)fenil)-4-((4- dimetilamino) metil) benzamida
O procedimento G foi usado para acoplar BOC-4- (aminometil) ácido benzóico (48 mg) com 4-cloro-3-(piridin- 2-il)anilina (35 mg). A mistura de reação bruta foi tratada com TFA (1 mL) contendo quantidades em traço de água por 1 hora. A mistura de reação foi concentrada para produzir 4- (aminometil)-N-(4-cloro-3-(piridin-2-il)fenil) benzamida. 4-(aminometil)-N-(4-cloro-3-(piridin-2-il)fenil) benzamida (80 mg) foi dissolvido em DMF (5 mL) e tratado com AcOH (10 uL) f paraformaldeido (48 mg), e triacetoxiborohidreto de sódio (125 mg) por 16 horas. A mistura de reação foi concentrada, e o resíduo crú foi dissolvido em etil acetato e lavado com hidróxido de sódio 1 N, secado (MgSOi) θ concentrado. O produto crú foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-piridin-2-il)fenil)-4- (dimetilamino)metil benzamida. MS (QI) 365,0 (M)+.
Exemplo 31. N-(4-cloro-3-(piridin-2-il)fenil)-3-[(2- metilpropil) aminosulfonil]-benzamida
O procedimento H foi realizado para acoplar 3- (clorosulfonil) ácido benzóico com sec-butil amina para produzir 3-(sec-butilsulfamoil) ácido benzóico que foi purificado por HPLC de fase reversa. O procedimento G foi usado para acoplar 3-(sec- butilsulfamoil) ácido benzóico com 4-cloro-3-(piridin-2- il)anilina (28 mg) para produzir N-(4-cloro-3-(piridin-2- il)fenil)-3-[(2-metilpropil)aminosulfonil]-benzamida. MS (Ql) 444,0 (M)+.
Exemplo 32. N-(4-cloro-3-(piridin-2-il)fenil)-4-(4- morfolinilsulfonil)-benzamida
O procedimento H foi realizado para acoplar 4- (clorosulfonil) ácido benzóico com morfolina para produzir 4-(morfolinosulfamoil) ácido benzóico que foi purificado por HPLC de fase reversa. O procedimento G foi usado para acoplar 4- (morfolinosulfamoil) ácido benzóico com 4-cloro-3-(piridin- 2-il)anilina (34 mg) para produzir N-(4-cloro-3-(piridin-2- il)fenil)-4(4-morfolinilsulfonil)- benzamida. MS (Ql) 458,1 (M)+.
Exemplo 33. N-(4-cloro-3-(piridin-2-il)fenil)-3-(4- morfolinilsulfonil)-benzamida
O procedimento H foi realizado para acoplar 3- (clorosulfonil) ácido benzóico com morfolina para produzir 3-(morfolinosulfamoil) ácido benzóico que foi purificado por HPLC de fase reversa. 0 procedimento G foi usado para acoplar 3- (morfolinosulfamoil) ácido benzóico com 4-cloro-3-(piridin- 2-il)anilina (25 mg) para produzir N-(4-cloro-3-(piridin-2- il)fenil)-3-(4-morfolinilsulfonil)- benzamida. MS (Ql) 458,1 (M) + .
Exemplo 34. N-(4-cloro-3-(piridin-2-il) fenil)-4-[(2- hidroxietil) amino]sulfonil]-benzamida
O procedimento H foi realizado para acoplar 4- (clorosulfonil) ácido benzóico com etanolamina para produzir 4-(2-hidroxietilsulfamoil) ácido benzóico que foi purificado por HPLC de fase reversa. O procedimento G foi usado para acoplar 4-(2- hidroxietilsulfamoil) ácido benzóico com 4-cloro-3- (piridin-2-il)anilina (42 mg) para produzir N-(4-cloro-3- (piridin-2-il)fenil)-4-((2-hidroxietil)amino]sulfonil]- benzamida. MS (Ql) 431,9 (M)+.
Exemplo 35. N-(4-cloro-3-(piridin-2-il)fenil)-3- [hidroxietil)amino]sulfonil]-benzamida
O procedimento H foi realizado para acoplar 3- ácido benzóico com etanolamina para produzir 3-(2-hidroxietilsulfamoil) ácido benzóico que foi purificado por HPLC de fase reversa. 0 procedimento G foi usado para acoplar 3- (2- hidroxietilsulfamoil) ácido benzóico com 4-cloro-3- (piridin-2-il)anilina (42 mg) para produzir N-(4-cloro-3- (piridin-2-il}fenil)-3[(2-hidroxietil)amino]sulfonil]- benzamida. MS (Ql) 432,0 (M)+.
Exemplo 36. N-(4-cloro-3-(piridin-2-il)fenil)-3-(4- morfolinilsulfonil)-benzamida
O procedimento H foi realizado para acoplar 3- (clorosulfonil) ácido benzóico com piperazina para produzir 3-(N-metilpiperazinosulfonil) ácido benzóico que foi purificado por HPLC de fase reversa. O procedimento G foi usado para acoplar 3- (N- metilpiperazinosulfamoil) ácido benzóico com 4-cloro-3- (piridin-2-il)anilina (50 mg) para produzir N-(4-cloro-3- (piridin-2-il)fenil)-3[4-morfolinilsulfonil]-benzamida. MS (Ql) 471,0 (M)+.
Exemplo 37. 2-cloro-2\7- (4-cloro-3- (piridin-2- ila)fenil)-4-(metilsulfonil)benzamida
O procedimento H foi usado para acoplar 4-cloro-3- (piridin-2-il)anilina (50 mg) e ácido 2-cloro-4- metilsulfonilbenzóico para produzir 2-cloro-N-(4-cloro-3- (piridin-2-il)fenil)-4-(metilsulfonil) benzamida. MS (Ql) 421,0 (M)+. 0 produto foi, em seguida, dissolvido em solução de HC1 IN, seguido por baseamento livre com solução de NaOH 0,5 N (pH a 11). 0 precipitado resultante foi filtrado e secado por vácuo. 0 procedimento D pode também ser usado para acoplar 4- cloro-3-(piridin-2-il)anilina e 2-cloro-4- (metilsulfonil)benzoil cloreto para produzir 2-cloro-N-(4- cloro-3-(piridin-2-il)fenil)-4-(metiulsulfonil) benzamida que é coletado por filtração de sucção e o sal HC1 é lavado com Et2O (ou alternativamente com MTBE) . Este material é baseado livre usando-se EtOAc/NaHCCb aq, e os orgânicos são secados e concentrados para a base livre sólida. Este material é, em seguida, cristalizado a partir de acetona:EtOAc (80:20, aproximadamente 10 mL/g), que é, em seguida, finamente recristalizado a partir da pasta fluida quente de iPrOAc. 2-cloro-N-(4-cloro-3-(piridin-2- il)fenil)-4-(metilsulfonil)benzamida e sal HCl podem também serem dissolvidos em água destilada, seguido por baseamento livre com solução de NaOH 0,5 N (pH a 11) e filtrados e 5 secados por vácuo do precipitado.
Exemplo 38. N- (4-cloro-3-(piridin-2-ila)fenil-6-(1H- 1,2,4-triazol-l-ila)piridina-3-carboxamida
O Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (40 mg) e ácido 6-(1H-1,2,4-triazol- l-ila) piridina-3-carboxílico para produzir N-(4-cloro-3- 15 (piridin-2-ila)fenil)-6-(1H-1,2,4-triazol-l-ila)piridina-3- carboxamida. MS (Ql) 337,0 (M)+.
Exemplo 39. N- (4-cloro-3-(piridin-2-ila)fenil-4- [(dimetilamino)sulfonila]benzamida
O Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (50 mg) e ácido 4- [(dimetilamino)sulfonila]benzóico para produzir ΔZ-(4-cloro- 3-(piridin-2-ila)fenil-4-[(dimetilamino)sulfonila] benzamida. MS (Ql) 416,0 (M)+.
Exemplo 40. N-(4-cloro-3-(piridin-2-ila)fenil-5- (metilsulfonila)tiofeno-2-carboxamida
O Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (40 mg) e ácido (metilsulfonila)tiofeno-2-carboxílico para produzir N~(4- cloro-3-(piridin-2-ila)fenil-5-(metilsulfonila)tiofeno-2- carboxamida. MS (Ql) 393,0 (M)+.
Exemplo 41. N- (4-cloro-3-(piridin-2-ila)fenil-4- (aminosulfonila)-benzamida
O Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (30 mg) e 4- carboxibenzenosulfonamida para produzir N- (4-cloro-3- (piridin-2-ila)fenil-4-(aminosulfonila)-benzamida. MS (Ql) 388,0 (M)+.
Exemplo 42. 2,6-dicloro-W-(4-cloro-3-(piridin-2- ila)fenil)piridina-3-carboxamida
0 Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (50 mg) e ácido 2,6- dicloronicotínico para produzir 2,6-dicloro-2\Z- (4-cloro-3- (piridin-2-ila)fenil)piridina-3-carboxamida. MS (Ql) 378,1 (M)+.
Exemplo 43. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida
O Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (50 mg) e ácido 2-clorobenzóico para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil) benzamida. MS (Ql) 343,1 (M)+.
Exemplo 44. N-(4-cloro-3-(piridin-2-ila)fenil)-2- fluoropiridina-3-carboxamida
O Procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (50 mg) e ácido 2-fluoronicotinico para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-2- fluoropiridina-3-carboxamida. MS (Ql) 328,1 (M)+.
Exemplo 45. N-(4-cloro-3-(piridin-2-ila)fenil)-3- metiltiofeno-2-carboxamida
O procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (50 mg) e ácido 3-metil-2- tiofenecarboxilico para produzir N- (4-cloro-3-(piridin-2- ila)fenil)-3-metiltiofeno-2-carboxamida. MS (Ql)329,0 (M+) .
Exemplo 46. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-5-(metilsulfonil)benzamida
O procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina e ácido 2-cloro-5- (metanosulfonil)benzóico para produzir 2-cloro-N- (4-cloro- 3-piridinil-2-ila)fenil-5-metilsulfonil)benzamida. MS(Ql) 420,95 (M)+.
Exemplo 47. N-(4-cloro-3-(piridin-2-ila)fenil)-3- (metilsulfonil)benzamida
O procedimento G foi usado para acoplar 4-cloro-3- (piridin—2-ila)anilina e ácido 3-(metanosulfonil)benzóico para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-3- (metilsulfonil)benzamida. MS(Q1) 387,2 (M) + .
Exemplo 48 .2-amino-N- (4-cloro-3-(piridin-2-ila) fenil)piridina-3-carboxamida
O procedimento G foi usado para acoplar 4-cloro-3- (piridin-2-ila)anilina (50 mg) e ácido 2-aminonicotínico para produzir 2-amino-W- (4-cloro-3-(piridin-2-ila) fenil)piridina-3-carboxamida, MS (Ql)325,2 (M)+.
Exemplo 49. N- (4-cloro-3-(piridin-2-ila)fenil-4- metoxibenzamida
0 procedimento G foi usado para acoplar 4-cloro-3- 5 (piridin-2-ila)anilina e ácido 4-metoxilbenzóico para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-4-metoxi benzamida. MS (Ql) 341,2 (M) + .
Exemplo 50. N-benzil-5-cloro-4-(piridin-2-ila)tiazol- 2-amina
Uma solução de 2-(Bromoacetil)piridina hidrobromide 15 (100g, 0,36 mmol) em etanol (2 mL) foi tratada com 1- benzil-2-tiouréia (90 mg, 0,54 mmol). A solução amarela resultante foi concentrada, e o residue bruto foi purificado em HPLC de fase reversa para produzir N-benzil- 4-piridin-2-ila)tiazol-2-amina. Uma solução de N-benzil-4-(piridin-2-ila)tiazol-2- amina (60 mg, 0,23 mmol) em DMF (2 mL) foi resfriada a 0°C e tratada com N-clorosuccinamida (33 mg, 0,25 mmol) , e a mistura de reação foi permitida aquecer para a temperatura ambiente. O solvente foi evaporado, e o produto foi purificado em HPLC de fase reversa para produzir N-benzil- 5-cloro-4-(piridin-2-ila)tiazol-2-amina. MS (Ql) 302,2 (M) + .
Exemplo 51. 4-cloro-N-(3,5-dimetoxifenil)-3-(piridin- 2-ila)benzamida

Uma solução de ácido 3-bromo-4-clorobenzóico (250 mg, 1,1 mmol) em DMF (2 mL) foi tratada com PyBop (550 mg, 1,1 mmol) e DIPEA (370 uL, 2,1 mmol). Após agitação da mistura de reação por 5 min. 3,5-dimetóxi analina (105 mg, 0,69 mmol) foi adicionada e a reação foi agitada por 16 h. A mistura de reação foi diluída com acetato de etila e lavada com 0,1 N HC1, 0,1 N de hidróxido de sódio e salmoura, sucessivamente. A camada orgânica foi secada (MgSO4) e concentrada, e 3-bromo-4-cloro-W-(3,5-dimetoxifenil) benzamida foi usada sem purificação adicional. 3-bromo-4-cloro-N- (3,5-dimetoxifenil)benzamida dissolvido em 2-piridilzincobrometo 0,5 M (2,5 mL) e tratado com Pd(PPh)s)4 (20 mg, 0,02 mmol). A mistura de reação foi aquecida a 155°C em um tubo lacrado por 20 min. em um reator de microondas. A solução resultante foi diluida com acetato de etila e lavada com hidróxido de sódio 0,1 N e então salmoura. A camada orgânica foi secada (MgSO4) e concentrada, e o residuo bruto foi parcialmente purificado por cromatografia de silica gel. 4-cloro-W-(3,5- dimetóxifenil)-3-(piridin-2-ila)benzamida foi obtida por uma segunda purificação em HPLC em fase reversa. MS(Ql) 369,1 (M) + .
Exemplo 52. N-(3-(3,5-bis-(trifluorometil) fenil) propil)-4-cloro-3-(piridin-2-ila)benzamina

Uma solução de ácido 3,5-bis(trifluorometil) hidrocinâmico (1,0 g, 3,5 mmol) e TEA (0,46 g, 4,5 mmol) em THF (16 mL) foi resfriada a -40°C (etanol/água/banho de gelo seco) . A esta mistura foi adicionada gota a gota isobutila cloroformato (0,56 g, 4,1 mol) e a agitação foi continuada por uma outra 1,5 horas enquanto a temperatura do banho de resfriamento foi mantida entre -40°C e -20°C. NaBH4 sólido (0,53 g, 14 mmol) foi adicionado, seguido por HjO (13 mL) . A mistura turva foi agitada por toda a noite enquanto aquecia a temperatura ambiente. Após concentração em vácuo, o residuo foi separado entre acetato de etila e água. A camada aquoso foi acidificada a um pH 1 com 37% de HC1 e extraída com acetato de etila. As camadas orgânicas combinadas foram lavadas sequencialmente com NaHCOa, e salmoura, então secada (MgSO4) e concentrada. O óleo resultante foi purificado por cromatografia de silica gel flash (6:4 éter etila-hexano) para fornecer 3-[3',5'- bis(trifluorometil)fenil]-1-propanol. 3-[3',5'-bis(trifluorometil)fenil]-1-propanol (0,88 g, 3,2 mmol) e CBR4 (1,3 g, 4.0 mmol) foram dissolvidos em CH2CI2 (5 mL) e resfriado a 0°C. Trifenilfosfina (1.3 g, 4.8 mmol) foi adiciondo em três porções durante 0,5 h. A mistura foi agitada a 0°C por 10 min., então diluída com pentano (30 mL) e NaHCCb sat. (30 mL) . A camada aquosa foi separada e lavada com éter de etila, e as camadas orgânicas combinadas foram secadas (MgSO4) e concentradas. 0 resíduo foi purificado por cromatografia flash de sílica gel (99:1 éter de etila-hexano) para produzir 0,8 g, (74%) de 3- [3',5'-bis(trifluorometil)fenil)-1-bromopropano. 4-cloro-3-(2'-piridil)anilina (10 mg, 0,05 mmol), 3- [3',5'-bis(trifluorometil)fenil]-1-bromopropano (34 mg, 0,1 mol) e K2CO3 (14 mg, 0,1 mol) em DMF (1 mL) foram agitados a 100°C por toda a noite. A mistura de reação foi acidificada com HC1 (aq.) IN e extraída com acetato de etila. As camadas orgânicas combinadas foram lavadas com salmoura, secadas (MgSO4) e concentrada. O bruto foi purificado por HPLC preparatório para produzir N-(3-(3,5- bis(trifluorometil)fenil)propil)-4-cloro-3-(piridin-2- ila)benzenamina.
Exemplo 53. N-(4-cloro-3-(5-(trifluorometil)piridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida
N- (4-cloro-3-(4,4,5,5-tetrametil-l,3,2-dioxaborolan-2- ila)fenil)-2-metil-β-(trifluorometil)nicotinamida (~ 0,5 mol) foi usado no Procedimento A com 5-trifluorometil-2- bromopiridina (113 mg, 0,5 mol). Purificado por cromatografia de silica gel (5-50% acetato de etila/hexanos) para produzir N-(4-cloro-3-(5- (trifluorometil)piridin-2-ila)fenil)-2-metil-6-trifluoro metil) nicotinamida como uma espuma branca: TLC Ry = 0,30 (15% acetado de etila/hexanos); MS (Ql) 460(M)+.
Exemplo 54. N- (4-cloro-3-(5- (trifluorometil)piridin-2- ila)fenila-4-(metilsulfonil)benzamida.
N-(4-cloro-3-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2- ila)fenil-4-(metilsulfonil)benzamida (~ 1,0 mmol) foi usado no Procedimento A com 5-trifluorometil-2-bromopiridina (226 mg, 1 mmol). Purificado por cromatografia de silica gel (0- 10% de acetona/diclorometano) para produzir N-(4-cloro-3- (5-trifluorometil)piridin-2-ila)fenil)-4-(metilsulfonil) benzamida como um sólido branco: MS (Ql) 455 (M)+.
Exemplo 55 .N-(4-cloro-3-(5-cloropiridin-2-ila)fenil- 2-metil-β-(trofluorometil)nicotinamida
5-cloropiridin-2-ila trifluoroetanosulfonato foi usado no Procedimento I com cloreto de trimetilestanho para produzir 5-cloro-2-(trimetilestanil)piridina. 0 material bruto (~ 4 mol) foi usado no Procedimento K com N-(4-cloro- 3-iodofenil)-2-6-(trifluorometil)nicotinamida (2 mmol). Purufucado por cromatografia de silica gel (0-50% acetato de etila/hexano) para produzir N- (4-cloro-3-(5- cloropiridin-2-ila)fenil)-2-metil-6-(trifluorometil) nicotinamida como um sólido branco: TLC R/ = 0,48 (25% de acetato de etila/hexanos); MS (Ql) 427 (M)+.
Exemplo 56. (N- (4-cloro-3-(β-cloropirin-2-ila)fenil)2- metil-6-(trifluorometil)nicotinamida
6-cloropiridin-2-ila trifluorometanosulfonato (4.12 mmol) foi usado no Procedimento I com cloreto de trimetilestanho para produzir 2-cloro-6- (trimetilestanil)piridina. 0 material bruto (~ 4 mmol) foi usado no Procedimento K com N- (4-cloro-3-iodofenil)-2- metil-6-(trifluoronicotinamida (2 mmol). Purificado por cromatografia de silica gel (5-45% acetato de etila/hexano) para produzir N- (4-cloro-3- (6-cloropiridin-2-ila) fenil) -2- metil-6-(trifluorometil)nicotinamida como um sólido branco: TLC/ ~ 0.45 (25% de acetato de etila/hexanos); MS (Ql) 426 (M) + .
Exemplo 57 .N- (4-cloro-3-(5-hidroxipiridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida
3- (triisopropilsililoxi)piridina (2,66 mmol) foi usado no Procedimento J com hexametildistanane para produzir 5- (triisopropilsililosi)-2-(trimetilestanil)piridina. 0 material bruto (~ 0,55 mol) foi usado no Procedimento K com N-(4-cloro-3-iodofenil)-2-metil-6-(trifluorometil) nicotinamida como um óleo amarelo. N-(4-cloro-3-(5- (triisopropilsililoxi)piridin-2-ila)fenil-2-metil-6- (trifluorometil)nicotinamida (1 mmol) foi tratado com TBAF (2 mL, 1 M em THF) em THF (1 mL) a 23°C por trinta minutos, concentrado, re-dissolvido em acetato de etila, lavado com salmoura, secado (MgSO4), e concentrado. O sólido bruto foi purificado por cromatografia de silica gel (0-10% de isopropanol/diclorometano) para produzir N-(4-cloro-3-(5- hidroxipiridin-2-ila)fenil)-2-metil-6-(trifluorometil) nicotinamida como um sólido branco: TLC Ry = 0,59 (10% acetato de etila/hexanos); MS (Ql) 408 (M)+.
Exemplo 58. N-(4-cloro-3-(5-metoxipiridin-2-ila)fenil- 2-metil-6-(trifluorometil)nicotinamida
N~(4-cloro-3-(5-hidroxipiridin-2-ila)fenil-2-metil-6- (triluorometil)nicotinamida (0,12 mmol) foi usado no Procedimento 1 com iodometano em excesso. Purificado por cromatografia de silica gel (0-100% de acetato de etila/hexano) para produzir 77-(4-cloro-3-(5~metoxipiridin- 2-ila)fenil)-2-metil-6-(trifluorometil)nicotinamida como urn sólido branco: TLC Ry = 0,57 (50% acetato de etila/hexanos); MS (Ql) 423 (M) + .
Exemplo 59. N- (4-cloro-3-(5-etoxipiridin-2-ila)fenil)- 2-metil-6-(trifluorometil)nicotinamida
N-(4-cloro-3-(5-hidroxipiridin-2-ila)fenil)-2-metil-6- (trifluorometil)nicotinamida (0,05 mmol) foi usado no Procedimento L com iodometano em excesso. Purificado por cromatografia de silica gel (0-100% de acetato de etila/hexano) para produzir N- (4-cloro-3-(5-etoxipiridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida como urn sólido branco: TLC Ry = 0,64 (50% acetato de etila/hexanos); MS (Ql) 436 (M)+.
Exemplo 60. N- (4-cloro-3-(5-(2,2,2-trifluoroetoxi) piridin-2-ila)fenil)-2-metil-β-(trifluorometil)nicotinamida
N- (4-cloro-3-(5-(hidroxipiridin-2-ila)fenil)-2-metil- 6-(trifluorometil)nicotinamida (0.12 mmol) foi usado no Procedimento L com iodeto trifluoroetila em excesso. Purificado por cromatografia de silica gel (0-40% de acetato de etila/hexano) para produzir N-(4-cloro-3-(5- (2,2,2-trifluoroetoxi)piridin-2-ila)fenil)-2-metil-6- (trifluorometil)nicotinamida como um sólido branco: TLC Ry = 0,64 (40% acetato de etila/hexanos); MS (Ql) 490 (M)+.
Exemplo 61. N- (4-cloro-3-(4-etilpiridin-2-ila)fenil)- 2-metil-6-(trifluorometil)nicotinamida
N-(4-cloro-3-(4,4,5,5-tetrametil-l,3,2-dioxaborolan-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida (~1 mmol) foi usado no Procedimento A com 4-etil-2-bromopiridina (1 mmol). Purificado por cromatografia de silica gel (0-60% de acetato de etila/hexanos) para produzir N- (4-cloro-3-(4- etilpiridin-2-ila)fenil)-2-metil-6-(trifluorometil) nicotinamida como um sólido canela: MS (Ql) 419 (M)+.
Exemplo 62 . N- (4-cloro-3-(5—fluoropiridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida
N-(4-cloro-3-(4,4,5,5-tetrametil-l,3,2-dioxaborolan-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida (~1 mmol) foi usado no Procedimento A com 5-fluoro-2-bromopiridina (1 mmol). Purificado por cromatografia de silica gel (5-45% de acetato de etila/hexanos) para produzir N-(4-cloro-3-(5- fluoropiridin-2-ila)fenil)-2~metil-6-(trifluorometil) nicotinamida como um sólido canela: MS (Ql) 409 (M) + .
Exemplo 63. N- (4-cloro-3-(5-fenilpiridin-2-ila)fenil)- 2-metil-6-(trifluorometil)nicotinamida
5-fenilpiridini-2-ila trifluorometanosulfonato (1,5 mmol) foi usado no Procedimento J com cloreto trimetilestanho para produzir 5-fenil-2- (trimetilestanil)piridina. 0 material bruto (~ 1,25 mmol) foi usado no Procedimento K com N-(4-cloro-3-iodofenil)-2- metil-β-(trifluorometil)nicotinaida (1 mmol). Purificado por cromatografia de silica gel (1% acetona/cloreto de metileno) para produzir (4-cloro-3-(5-(5-fenilpiridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida como urn sólido castanho: TLC Ry = 0,15 (1% acetona/cloreto de metileno); MS (Ql) 467 (M)+.
Exemplo 64. (S)-N-(4-cloro-3-(piridin-2-ila)fenil)-6- (3-metilpiperazin-l-ila)nicotinamida
0 procedimento F foi realizado usando N-(4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e 75 mg 5 de (S)-2-metilpiperazina em 0,75 mL de butanol a 160°C por 60 min. A purificação por HPLC de fase reversa produziu (S)-N- (4-cloro-3-(piridin-2-ila)fenil)-6-(3-metilpiperazin- 1-ila)nicotinamida. MS (Ql) 408 (M)+.
Exemplo 65. (R)-7V-(4-cloro-3-(piridin-2-ila)fenil)-6 -(3-metilpiperazin-l-ila)nicotinamida
0 procedimento F foi realizado usando N-(4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e 75 mg de (R) -2-metilpiperazina em 0,75 mL de butanol a 160°C por 60 min. A purificação por HPLC de fase reversa produziu (J?) -AT- (4-cloro-3- (piridin-2-ila) fenil) -6- (3-metilpiperazin- 1-ila)nicotinamida. MS (Ql) 408 (M)+.
Exemplo 66. N-(4-cloro-3-(piridin-2-ila)fenil)-6- 5 ( (3S, 51?) -3,5-dimetilpiperazin-l-ila)nicotinamida
O procedimento F foi realizado usando N- (4-cloro-3- 10 (piridin-2-ila)fenil)-6-cloro-3-carboxamida (75 mg) e 114 mg de 2,6-dimetilpiperazina em 1 mL de butanol a 160°C por 60 min. A purificação por HPLC de fase reversa produziu N- (4-clorθ”3“(piridin-2-ila)fenil)-6-((3S,5R)-3,5-dimetil piperazin-l-ila)nicotinamida. MS (Ql) 422,1 (M)+.
Exemplo 67. N1-(4-cloro-3-(piridin-2-ila)fenil)-N4- (piridin-3-ila)tereftalamida
320 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 400 mg de ácido 4-(metoxicarbonil)benzóico via 5 Procedimento G para dar metil 4- (4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzoato. 4- (4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzoato foi então hidrolisado via Procedimento M para dar 550 mg de ácido 4- (4-cloro-3- (piridin-2-ila)fenilcarbamoila)benzóico. 50 mg de ácido 4- 10 (4-cloro-3-(piridin-2-ila)fenilcarbamoila)benzóico foi acoplado a 3-aminnopiridina via Procedimento G. A camada orgânica foi evaporada para secura e purificada em HPLC de fase reversa para produzir N1- (4-cloro-3-(piridin-2- ila) fenil-N4- (piridin-3-ila) tereftalamida. MS (Ql) 429 (M)+.
Exemplo 68. N1- (4-cloro-3- (piridin-2-ila) f enil-AT4- ( 6- metoxopiridin-3-ila)tereftalamida
50 mg de ácido 4- (4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2-metóxi-5- aminopiridina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir AZ1-(4-cloro-3- (piridin-2-ila) fenil-AZ4- (6-metóxipiridin-3-ila) tereftalamida. MS (Ql) 459 (M) + .
Exemplo 69. N2- (6-aminopiridin-3-ila) -N4- (4-cloro-3- (piridin-2-ila)feniltereftalamida
50 mg de ácido 4- (4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2,5- diaminopiridina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir N1- (6- aminopiridin-3-ila) -N4- (4-cloro-3- (piridin-2-ila) fenil tereftalamida. MS (Ql) 444 (M) +.
Exemplo 70. N1-(4-cloro-3-(piridin-2-ila)fenil-W4- (piridin-2-ilametil)tereftalamida
50 mg de ácido 4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2- (aminometil)piridina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir N1- (4- (cloro-3- (piridin-2-ila) fenil) -N4- (piridin-2-ilametil) tereftalamida. MS (Ql) 443 (M) + .
Exemplo 71. N1-(4-cloro-3-(piridin-2-ila)fenil-N4-
50 mg de ácido 4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a isopropilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir N1-(4-cloro-3-(piridin-2- ila)fenil)-Δ^-isopropiltereftalamida. MS (Ql) 394 (M)+.
Exemplo 72. N1-terc-butil-N4- (4-cloro-3- (piridin-2-ila) fenil)tereftalamida
50 mg de ácido 4-(4-cloro-3-(piridin-2- 15 ila)fenilcarbamoila)benzóico foi acoplado a terc-butilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir ^-terc-butil-W4-(4-cloro-3- (piridin-2-ila)fenil)tereftalamida. MS (Ql) 408 (M)+.
Exemplo 73. N2-terc-butil-2-cloro-N4-(4-cloro-3- (piridin-2-ila)fenil)tereftalamida

67 mL de 2-cloro-l, 4-dimetilbenzeno e 356 g de Permanganate de Potássio foram refluxados em 1,5 L de H20 por várias horas e monitorados por desaparecimento do material de partida por TLC. O Permanganate de Potássio foi filtrado e a mistura de reação foi acidificada e filtrada para produzir ácido 2-clorotereftálico. 46.8 g de ácido 2- clorotereftálico foi tratado com solução de gás de HCl saturada em MeOH por toda a noite a temperatura ambiente. A mistura de reação foi concentrada, 2-clorotereftalato foi resfriado a 0°C em DMC e 87 mL de solução de BBr3 em DCM 1 M foi adicionada gota a gota por várias horas. A mistura de reação foi subseqüentemente aquecida à temperatura ambiente e agitada até completar. Seguindo a operação básica, ácido 2-cloro-4-(metoxicarbonil)benzóico foi purificado por Combi-Fhash ISCO. 959 mg de ácido 2-cloro-4- (metóxicarbonil)benzóico foi acoplado a 750 mg de 4-cloro- 3-(piridin-2-ila)anilina via Procedimento G. 1 g de metil 3”doro-4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzoato foi hidrolisado via Procedimento M para dar ácido 3-cloro-4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzóico. 50 mg de ácido 3=cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a terc-butilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir N4-terc-butil-2-cloro-N1-(4- cloro-3-(piridin-2-ila)fenil)tereftalamida. MS (Ql) 44 3,2 (M) + .
Exemplo 74. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(4-(2-hidroxietil)piperazina-l-carbonil) benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a N-(2- hidroxietil)piperazina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-(4-(2-hidroxietil) piperazina-l-carbonil)benzamida. MS (Ql) 499 (M)+.
Exemplo 75. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4-(4 - (metilpiperazina-l-carbonil)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- 5 ila)fenilcarbamoila)benzóico foi acoplado a 1- metilpiperazina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-4-(4-metilpiperazina-l- carbonil)benzamida. MS (Ql) 469 (M)+.
Exemplo 76. 4-(4-acetilpiperazina-l-carbonil)-2-cloro- N- (4-cloro-3-(piridin-2-ila)fenil)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 1- acetilapiperazina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 4- (4- acetilapiperazina-l-carbonil)-2-cloro-N- (4-cloro-3-(piridin -2-ila)fenil)benzamida. MS (Ql) 4 97 (M)+.
Exemplo 77 . 2-cloro-N-(4-cloro~3-(piridin-2- 5 ila)fenil)-4-(4-(metilsulfonila)piperazina-1-carbonil) benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 1- sulfonilpiperazina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-AT- (4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonil) piperazina-l-carbonil)benzamida. MS (Ql) 533 (M)+.
Exemplo 78 . 2-cloro-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(morfolina-4-carbonil)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a morfolina via 5 Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(morfolina-4-carbonil)benzamida. MS (Ql) 456 (M) +.
Exemplo 79. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(3,5-dimetilpiperazina-l-carbonil)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2,6- dimetilpiperazina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-(3, 5-dimetilpiperazina- 1-carbonil)benzamida. MS (Ql) 4 83 (M) +.
Exemplo 80 . 2-cloro-N1- (4-cloro-3- (piridin-2- 5 ila)fenil)-N4-(piridin-3-ilametil)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- 10 ila)fenilcarbamoila)benzóico foi acoplado a 3- (aminometil)piridina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1 - (4-cloro-3- (piridin-2-ila) fenil) -N4- (piridin-3-ilametil) tereftalamida. MS (Ql) 477 (M)+.
Exemplo 81. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-N4-(piridin-2-ilametil)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2- 5 (aminometil)piridina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1 - (4-cloro-3- (piridin-2-ila) fenil) -N4- (piridin-3-ilametil) tereftalamida. MS (Ql) 477 (M)+.
Exemplo 82. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-N4- (piridin-2-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 4-aminopiridina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro-3- (piridin- 2-ila)fenil)-N4-(piridin-4-ila metil)tereftalamida. MS (Ql) 463 (M)+.
Exemplo 83. 2-cloro-N1- (4-cloro-3- (piridin-2- ila)fenil)-N4-(piridin-3-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 3-aminopiridina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1-(4-cloro-3-(piridin- 2-ila) fenil) -N4- (piridin-3-ila)tereftalamida. MS (Ql) 463 (M) + .
Exemplo 84. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4-carbonil)benzamida (tiomorfolina S-oxidizado)
100 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a tiomorfolina via Procedimento G. 2-cloro-W- (4-cloro-3-(piridin-2- ila)fenil)-4-(tiomorfolina-4-carbonil)benzamida bruto foi reagido via Procedimento R para oxidar o enxofre da tiomorfolina e purificado em HPLC de fase reversa para produzir 2-cloro-2V- (4-cloro-3- (piridin-2-ila) fenil) -4- (tiomorfolina-4-carbonil)benzamida (em que o enxofre da tiomorfolina é oxidado a SO2) . MS (Ql) 504 (M) + .
Exemplo 85 . 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(tiazolidina-3-carbonil)benzamida(tiomorfolina S-oxidizada)
100 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a tiazolidina via Procedimento G. 2-cloro-N-(4-cloro-3-(piridin-2-ila)fenil) - 4-(tiazolidina-3-carbonil)benzamida bruto foi reagido via Procedimento R e purificado em HPLC de fase reversa para produzir 2-cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (tiazolidina-3-carbonil)benzamida (em que o enxofre da tiazolidina é oxidado a SO2) . MS (Ql) 490 (M)+.
Exemplo 86. 2-cloro-NJ-(4-cloro-3-(piridin-2-ilafenil- N4- (l-metil-lJf-pirazol-5-ila) tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 5-amino-l- metilpirazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro- 3- (piridin-2-ila) fenil) -N4- (l-metil-lH-pirazola-5- tereftalamida. MS (Ql) 466 (M)+.
Exemplo 87 . 2-cloro-AI1- (4-cloro-3- (piridin-2- ila)fenil)-N4-(isoxazol-5-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 5- aminoisoxazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1-(4-cloro- 3-(piridin-2-ila)fenil)-N4-(isoxazol-5-ila)tereftalamida. MS (Ql) 463 (M) + .
Exemplo 88. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil-N4-(4,5-dihidrotiazol-2-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2-amino-4,5- dihidrotiazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1-(4-cloro- 3-(piridin-2-ila)fenil)-N4-(4,5-dihidrotiazol-2-ila) tereftalamida. MS (Ql) 471 (M)+.
Exemplo 89. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil-N4-(lH-imidazol-2-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2- aminoimidazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W1- (4-cloro- 3-(piridin-2-ila)fenil)-N4-(lH-imidazol-2-ila) tereftalamida. MS (Ql) 452 (M)+.
Exemplo 90. 2-cloro-N2-(4-cloro-3-(piridin-2- ila)fenil-N4-(4H-1,2,4-triazol-4-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 4-amino-l,2,4- triazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W2-(4-cloro-3- (piridin-2-ila)fenil)-N4-(4H-1,2,4-triazol-2-ila) tereftalamida. MS (Ql) 453 (M)+.
Exemplo 91. 2-cloro-N1-(4-cloro-3-(piridin-2- 5 ila)fenil-N4-(tiazol-2-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- 10 ila)fenilcarbamoila)benzóico foi acoplado a 2-amino-tiazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro-3- (piridin- 2-ila)fenil)-N4-(tiazol-2-ila) tereftalamida. MS (Ql) 469 (M) + .
Exemplo 92 . 2-cloro-N1- (4-cloro-3- (piridin-2- ila)fenil-N4-(1H-1,2,3-triazol-5-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 3-amino- triazola via Procedimento G. O produto foi purificado em 5 HPLC de fase reversa para produzir 2-cloro-AZ1-(4-cloro-3- (piridin-2-ila)fenil)-N4-(1H-1,2,4-triazol“5- ila)tereftalamida. MS (Ql) 453 (M)+.
Exemplo 93. 2-cloro-N-(4-cloro-3-(piridin-2-ila)fenil- 4-(tiazolidina-3-carbonil)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- 15 ila)fenilcarbamoila)benzóico foi acoplado a tiazolina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4-(tiazolidina-3-carbonila)benzamida. MS (Ql) 459 (M)+.
Exemplo 94. 2-cloro-W1-(4-cloro-3-(piridin-2- ila)fenil)-N4-(4,5-dihidrooxazol-2-ila) tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2-amino-4,5- dihidrooxazola via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W1-(4-cloro- 3-(piridin-2-ila)fenil)-N4-(4,5-dihidrooxazol-2- ila)tereftalamida. MS (Ql) 456 (M)+.
Exemplo 95. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4- (1,4,5,6-tetrahidropirimidina-l- carbonila)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 1,4,5,6- tetrahidropirimidina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-Δ7- (4-cloro-3- (piridin-2-ila)fenil)-4 - (1,4,5,6-tetrahidro pirimidina-l-carbonil)benzamida.MS (Ql) 454 (M)+.
Exemplo 96. 2-cloro-N- (4-cloro-3-(piridin-2- 5 ila)fenil)-4-(3-oxopiperazina-l-carbonila)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- 10 ila)fenilcarbamoila)benzóico foi acoplado a 3-oxopiperazina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(3-oxopiperazina-l-carbonil)benzamida.MS (Ql) 470 (M) + .
Exemplo 97. 2-cloro-N1- (4-cloro-3- (piridin-2- ila) fenil) -N^-metoxitereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a hidrocloreto N- metilhidroxiamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N2- (4-cloro-3- (piridin-2-ila) fenil) -N*-metoxitereftalamida . MS (Ql) 417 (M) + .
Exemplo 98. 2-cloro~W2-(4-cloro-3-(piridin-2- ila) fenil) -N^-hidroxitereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a hidrocloreto hidroxiamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N2-(4-cloro- 3-(piridin-2-ila)fenil)-N^-hidroxitereftalamida. MS (Ql) 407 (M)+.
Exemplo 99 . 2-cloro-W-(4-cloro-3~(piridin-2- ila)fenil)-4-(pirolidina-l-carbonil)benzamida
75 mg de ácido 3-cloro-4-(4“doro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a pirolidina via 5 Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(pirolidina-l-carbonil)benzamida tereftalamida. MS (Ql) 441 (M)+.
Exemplo 100. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (etilsulfonilmetila)benzamida
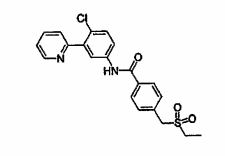
Cloreto etanosulfonila foi reduzido para etanosulfinato de sódio de acordo com o procedimento em J. Méd. Chem. 1989, vol. 32, no. 11, p2436. Resumidamente, 2,5 ml de cloreto de etanosulfonil foi adicionado gota a gota a uma solução de 3,67 g de carbonato de sódio e 5,51 g de sulfato de sódio em 13 mL de água. Após completar a reação a água foi evaporada e os sólidos foram resuspensos em etanol e aquecido a 80°C por 1 h antes de filtrar os sólidos. O filtrado foi então evaporado para dar 2,5 gramas de etanosulfinato de sódio. 293 mg de etansulfinato de sódio foi combinado com 230 mg de metil(4- bromoetil)benzoato em 2 mL de DMF e aquecido a 120°C por 5 min em um reator de microondas. A reação foi então extraída com Acetato de Etila e Salmoura para dar 250 mg de metil 4(etilsulfonilmetil)benzoato após evaporação da camada orgânica. 200 mg de metil 49(etilsulfonilmetil)benzoato foi hidrolizado via Procedimento M para dar 119 mg de ácido 4- (etilsulfonilmetil)benzóico. 50 mg de ácido 4-(etilsulfonilmetil)benzóico foi acoplado com 67 mg de 4-cloro-3-(piridin-2-ila)anilina via Procedimento G. Este produto foi recristalizado a partir de metanol para produzir N-(4-cloro-3-(piridin-2- ila)fenil)-4-(etilsulfonilmetilbenzamida. MS (Q') 415 (M)+.
Exemplo 101. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (isopropilsulfonilmetil)benzamida
TV- (4-cloro-3-(piridin-2-ila)-4-isopropilsulfonilmetil) benzamida foi preparado usando o mesmo procedimento que N- (4-cloro-3-(piridin-2-ila)fenil)-4-(etilsulfonilmetil) benzamida exceto cloreto de propano-2-sulfonil foi substituído por cloreto de etanosulfonil. O produto foi purificado em HPLC de fase reversa para produzir N- (4- cloro-3-(piridin-2-ila)fenil-4-(isopropilsulfonilmetil) benzamida. MS (Q') 429 (M)+.
Exemplo 102. 2-cloro-N2-(4-cloro-3-(piridin-2- ila) fenil-T^-etiltereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a etilamina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W1- (4-cloro-3- (piridin-2- 20 ila)fenil)-TV^-etiltereftalamida. MS (Q') 415 (M) + .
Exemplo 103 . (S) -2-cloro-AT1- (4-cloro-3- (piridin-2 ila) fenil) -N4- ( (tetrahidrofurano-2-ila)metil) tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a (S)-(+)~ 5 tetrahidrofurilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir (S)-2- cloro-W1- (4-cloro-3- (piridin-2-ila) fenil) -N4- ( (tetrahidro furan-2-ila) metiltereftalamida. MS (Q') 471 (M) + .
Exemplo 104. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-N4-(3-metoxipropil)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 3- etoxipropilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1-(4-cloro-3-(piridin-2-ila)fenil)-N4-(3-metoxipropil tereftalamida. MS (Q') 459 (M)+.
Exemplo 105. 2-cloro-N1-(4-cloro-3-(piridin-2- 5 ila)fenil)-N4-(3-hidroxipropil)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 3- hidroxipropilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1- (4-cloro-3- (piridin-2-ila) fenil) -N4- (3-hidroxipropil) tereftalamida. MS (Q') 455 (M) + .
Exemplo 106. (S) -2-cloro-N1- (4-cloro-3- (piridin-2- ila) fenil) -N4- (l-hidroxipropan-2-ila) tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a (S)-2-amino-l- propanol via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir (S) -2-cloro-N1- (4-cloro- 3-(piridin-2-ila)fenil)-N4-(l-hidroxipropan-2-ila) tereftalamida. MS (Q') 455 (M)+.
Exemplo 107. (S) -2-cloro-W1- (4-cloro-3-(piridin-2- ila)fenil)-N4-(l-metoxipropan-2-ila)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a (S)-l-metoxi-2- propilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir (5)-2-cloro-W1-(4-cloro- 3-(piridin-2-ila)fenil)-N4-(l-metoxipropan-2-ila) tereftalamida. MS (Q') 459 (M)+.
Exemplo 108. N2-(3-(lH-imidazol-l-ila)-2-cloro-W1-(4- cloro-3-(piridin-2-ila)fenil)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 1- (3- aminopropil)imidazola via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir ^-(3-(1K- imidazol-l-ila) propil) 2-cloro-N2- (4-cloro-3- (piridin-2- ila)fenil)tereftalamida. MS (Ql) 495 (M) + .
Exemplo 109. N4- (2- (lN-imidazol-l-ila) etil) -2-cloro-N2- (4-cloro-3-(piridin-2-ila)fenil)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a histamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir N4- (2- (líí-imidazol-4-ila) etil) -2- cloro-N1-(4-cloro-3-(piridin-2-ila)fenil)tereftalamida. MS (Q') 481 (M)+.
Exemplo 110. 2-cloro-N2- (4-cloro-3-(piridin-2- 5 ila)fenil)-A^-metiltereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- 10 ila)fenilcarbamoila)benzóico foi acoplado a hidrocloreto de metilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro-3- (piridin-2-ila) fenil)-N^-etiltereftalamida. MS (Ql) 401 (M)+.
Exemplo 111. 2-cloro-N1- (4-cloro-3- (piridin-2- ila) fenil) -N4,l^-dietiltereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a hidrocloreto de dietilamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro-3- (piridin-2-ila) fenil) -N4-, Δi^-dietiltereftalamida . MS (Ql) 443 (M) + .
Exemplo 112. (S)-2-cloro-Nl-(4-cloro-3-(piridin-2- ila)fenil)-N4-(2-hidroxipropil)-tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 4-amino-l- metilpiperidina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir (S)—2— cloro-Nl-(4-cloro-3-(piridin-2-ila)fenil)-N4-(2- hidroxipropil)-tereftalamida MS (Ql) 444 (M)+.
Exemplo 113 . 2-cloro-W1- (4-cloro-3- (piridin-2- ila)fenil)-N4-(2-metoxietil)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2- metoxietanamina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1- (4-cloro-3- (piridin-2-ila) fenil) -N4- (2-metoxietil) tereftalamida MS (Ql) 444 (M)+.
Exemplo 114. 2-cloro-W1- (4-cloro-3- (piridin-2- ila) fenil) -N4- (l-metilpiperidin-4-il) tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3~(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 4-amino-l- metilpiperidina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N2-(4-cloro-3-(piridin-2-ila)fenil)-N4-(l-metilpiperidin-4- il)tereftalamida MS (Ql) 483 (M)+.
Exemplo 115 . 2-cloro-N2-(4-cloro-3-(piridin-2- 5 ila) fenil) -N4- (3-dietilamino)propil) tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a N,N- dietilpropilenodiamina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1-(4-cloro-3-(piridin-2-ila)fenil) -N4-(3-(dietilamino) propil)tereftalamida MS (Ql) 499 (M)+.
Exemplo 116. 2-cloro-N1- (4-cloro-3- (piridin-2- ila) fenil) -N4- (2-pirolidin-l-ila) etil) tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a N-(2- aminoetil)pirolidina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1-(4-cloro-3-(piridin-2-ila)fenil)-N4-(2-(pirolidin-1- ila)etil)tereftalamida MS (Ql) 483 (M)+.
Exemplo 117. N1-(4-cloro-3-(piridin-2-ila)fenil)- N4, N4,2-trimetilteref talamida

Em um tubo vedado, 1,94 g de dietil 2-bromotereftalato foi dissolvido em 4 mL de HMPA e desgasificado com nitrogênio antes de adicionar 1,1 mL de tetrametil estanho e 0.077 g de tetrakistrifenilfosfeno. Após a vedaçao do tubo, a reação foi aquecida a 65°C por 16 h. A reação foi então dividida em etiléter e água e extraida. As camadas orgânicas foram lavadas com hidróxido de amónia a 5%, HCl IN, novamente com hidróxido de amónia a 5%, e finalmente com água. A filtração do solvente através do sulfato de sódio e evaporação deu 1,44 g de dimetil 2-metiltereftalato brutos. 210 mg de dimetil 2-metiltereftalato foi hidrolisado via Procedimento M para dar ácido 4- (metoxicarbonil)-3-metilbenzóico. Cromatografia de silica gel foi executada (gradiente EtOAc de 0 a 70% em Hexanos) para produzir 115 mg de ácido 4-(metóxicarbonil)-3- metilbenzóico. Ácido 4-(metóxicarbonil)-3-metilbenzóico foi então acopladoa hidrocloreto dimetilamina via Procedimento G. 0 metil 4-(dimetilcarbamoila)-2-metilbenzoato foi então hidrolisado via Procedimento M para dar 110 mg de ácido 4- (dimetilcarbamoila)-2-metilbenzóico. 4-cloro-3-(piridin-2- ila)anilina foi acoplado via Procedimento G para produzir N1- (4-cloro-3- (piridin-2-ila) fenil) -N4,N4, 2- trimetiltereftalamida. MS (Ql) 394 (M)+.
Exemplo 118 . 2-cloro-N1- (4-cloro-3- (piridin-2- ila) fenil) -N^-propiltereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a propilamina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro-3- (piridin-2- ila) fenil) -N^-propilteref talamida MS (Ql) 430 (M)+.
Exemplo 119 . 2-cloro-N1- (4-cloro-3- (piridin-2- ila)fenil)-N4-(2-hidroxietil)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a propanolamina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1-(4-cloro-3-(piridin- 2-ila) fenil) -N4- (2-hidroxietil) tereftalamida MS (Ql) 428 (M) + .
Exemplo 120. 2-cloro-W1- (4-cloro-3- (piridin-2- ila)fenil) tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a cloreto de amónio via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-AZ1-(4-cloro-3- (piridin-2-ila)fenil)tereftalamida MS (Ql) 386 (M) + .
Exemplo 121. AZ- (4-cloro-3- (piridin-2-ila) fenil)-4-(177— 5 tetrazol-l-ila)benzamida
Procedimento G foi usado para acoplar 4-cloro-3- 10 (piridin-2-ila)anilina (50 mg) e ácido 4-(lH-tetrazol-1- ila) benzóico para produzir AZ- (4-cloro-3- (piridin-2- ila)fenil)-4-(lH-tetrazol-l-ila)benzamida. MS (Ql) 421,0 (M) + .
Exemplo 122. 2-cloro-AZ- (4-cloro-3- (piridin-2- ila)fenil)-4-(4-etilpiperazina-l-carbonila)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 1- etilpiperazina via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-W-(4-cloro-3- 5 (piridin-2-ila)fenil)-4-(4-etilpiperazina-l-carbonil) benzamida. MS (Ql) 483 (M) +.
Exemplo 123 . 2-cloro-A7- (4-cloro-3- (piridin-2- ila)fenil)-4-(piperazina-l-carbonila)benzamida
50 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a Boc-piperazina via Procedimento G. A camada orgânica foi evaporada para secura e tratada com TFA. Após lho TFA foi removido e o bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-4-(piperazina-1- carbonil)benzamida. MS (Ql) 455 (M) +.
Exemplo 124 . 2-cloro-N2- (4-cloro-3- (piridin-2- ila)fenil)-N4-(2,2,2-trifluoroetil)tereftalamida
75 mg de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2,2,2- 5 trifluoroetilamina via Procedimento G. 0 produto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1-(4-cloro-3-(piridin-2-ila)fenil)-N4-(2, 2,2-trifluoroetil) tereftalamida. MS (Ql) 469 (M)+.
Exemplo 125 . 6- (2- (l.H-imidazol-5-ila) etilamino) -N- (4- cloro-3-(piridin-2-ila)fenil)nicotinamida
O procedimento f foi executado usando N-(4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e 100 mg de histamina em butanol (0.5 mL) . A reação bruta foi purificada por HPLC em fase reversa para produzir 6-(2-(1H- imidazol-5-ila) etilamino) -Δ7- (4-cloro-3- (piridin-2-ila) fenil)nicotinamida MS (Ql) 419 (M)+.
Exemplo 126. 6- (4-acetilpiperazin-l-ila)-N-(4-cloro-3- 5 (piridin-2-ila)fenil)nicotinamida
O Procedimento F foi executado usando N-(4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e 0.12 mL de acetilpiperazina em butanol (0.5 mL). A reação bruta foi purificada por HPLC em fase reversa para produzir 6-(4- acetilpiperazin-l-ila)-N- (4-cloro-3-(piridin-2-ila)fenil) nicotinamida MS (Ql) 436 (M)+.
Exemplo 127 . 6-(3-(lH-imidazol-l-ila)propilamina)-N- (4-cloro-3-(piridin-2-ila)fenil)nicotinamida
0 Procedimento F foi executado usando N~(4-cloro-3- (piridin-2-ila)fenil)-β-cloro-3-carboxamida (50 mg) e 125 mg de 1-(3-aminopropil)imidazola em butanol (0.5 mL) . A reação bruta foi purificada por HPLC em fase reversa para produzir 6- (3- (lH-imidazol-l-ila)propilamina) -ΔZ- (4-cloro-3- (piridin-2-ila)fenil)nicotinamida MS (Ql) 433 (M)+.
Exemplo 128. N- (4-cloro-3-(piridin-2-ila) fenil)-6- (3- (2-oxopirolidin-l-ila)propilamino)nicotinamida
O Procedimento F foi executado usando N-(4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e 0.42 mL de 1-(3-aminopropil)-2-pirolidinona em butanol (0.5 mL) . A reação bruta foi purificada por HPLC em fase reversa para produzir N~ (4-cloro-3-(piridin-2-ila)fenil)-6-(3- (2- oxopirolidin-l-ila)propilamino)nicotinamida MS (Ql) 450 (M)+.
Exemplo 129. N-(4-cloro-3-(piridin-2-ila)fenil)- 6- (3- morfolinopropilamino)nicotinamida
O Procedimento F foi executado usando N-(4-cloro-3- (piridin-2-ila)fenil)-6-cloro-3-carboxamida (50 mg) e 0.14 mL de N-(3-aminopropil)morfolina em butanol (0.5 mL) . A reação bruta foi purificada por HPLC em fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-6-(3-morfolino propilamino)nicotinamida MS (Ql) 452 (M)+.
Exemplo 130. N-(4-cloro-3-(piridin-2- ila)fenil)benzo[d][1,2,3] tiadiazola-5-carboxamida
50 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a ácido benzo-1,2,3-tiadiazol-5-carboxilico via Procedimento G. O produto bruto foi purificado via HPLC de fase reversa para produzir 2V-(4-cloro-3-(piridin-2- ila)fenil)benzo[d] [1,2,3]tiadiazola-5-carboxamida. MS (Ql) 367 (M) + .
Exemplo 131. 2-cloro-N1- (4~cloro-3- (piridin-2- ila) fenil) -N4- ( (IS, 2R) -2-hidroxi-2,3-dihidro-lH-inden-l- ila)tereftalamida
60 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila) fenilcarbamoila)benzóico foi acoplado a (lS,2/?)-l- amino-2,3-dihidro-lH-inden-2-ola via Procedimento G. 0 produto bruto foi purificado via HPLC de fase reversa para produzir 2-cloro-W1-(4-cloro-3-(piridin-2-ila)fenil)-N4- (1S,2K)-2-hidróxi-2,3-dihidro-ltf-inden-l-ila)tereftalamida. MS (Ql) 518,2 (M) + .
Exemplo 132 . 2-cloro-N1- (4-cloro-3- (piridin-2- ila)fenil)-N4-((IS, 2R)-2-hidróxi-2,3-dihidro-lH-inden-l- ila)tereftalamida
60 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila) fenilcarbamoila)benzóico foi acoplado a (IS, 22?)-l- amino-2,3“dihidro-lH-inden“2-ola via Procedimento G. O produto bruto foi purificado via HPLC de fase reversa para produzir 2-cloro-N1- (4-cloro-3-(piridin-2-ila)fenil) -N4- (1S, 2R)-2-hidróxi-2,3-dihidro-ltt-inden-l-ila)tereftalamida. MS (Ql) 518,2 (M)+.
Exemplo 133 . N4-benzil-2-cloro-W1- (4-cloro-3- (piridin- 2-ila)fenil)-N4-(2-dihidroetil)tereftalamida
40 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2- 5 (benzilamino)etanol via Procedimento G. 0 produto bruto foi purificado via HPLC de fase reversa para produzir N4- benzil-2-cloro-W2-(4-cloro-3-(piridin-2-ila)fenil) -N4-(2- dihidroetil)tereftalamida. MS (Ql) 520 (M)+.
Exemplo 134. 2-cloro-W1-(4-cloro-3-(piridin-2- ila) fenil) -N^-metil-W4- (piridin-2-ilametil) tereftalamida
40 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila) fenilcarbamoila) benzóico foi acoplado a AT-metil-l- (piridin-2-ila)metanamina via Procedimento G. O produto bruto foi purificado via HPLC de fase reversa para produzir 2-cloro-N2- (4-cloro-3- (piridin-2-ila) fenil) -A^-metil-ΔT4- (piridin-2-ilametil)tereftalamida. MS (Ql) 491 (M)+.
Exemplo 135. N 4-benzil-2-clorθ“2\Z1- (4-cloro-3-(piridin- 2-ila)fenil)-N4 -metiltereftalamida
40 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- 10 ila) fenilcarbamoila)benzóico foi acoplado a 2V-metil-l- fenilmetanamina via Procedimento G. 0 produto bruto foi purificado via HPLC de fase reversa para produzir N4- benzil-2-cloro-N1- (4-cloro-3- (piridin-2-ila) fenil) -N^-metil tereftalamida. MS (Ql) 490,1 (M)+.
Exemplo 136. N4- (2-aminobenzil) -2-cloro-2J2- (4-cloro-3- (piridin-2-ila)fenil)tereftalamida
60 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a //-feniletano- 1,2-diamina via Procedimento G. O produto bruto foi purificado via HPLC de fase reversa para produzir AT4-(2- aminobenzil)-2-cloro-W2-(4-cloro-3-(piridin-2-ila)fenil) tereftalamida. MS (Ql) 491 (M)+.
Exemplo 137 . N4-benzil-2-cloro-W1-(4-cloro-3-(piridin- 2-ila)fenil)tereftalamida
60 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a benzilamina via Procedimento G. 0 produto bruto foi purificado via HPLC de fase reversa para produzir N4-benzil-2-cloro-AT1-(4-cloro-3- (piridin-2-ila)fenil)tereftalamida. MS (Ql) 476 (M)+.
Exemplo 138. (R)-2-cloro-AT1-(4-cloro-3-(piridin-2- ila)fenil)-N4-(2-hidroxi-l-feniletil)tereftalamida
60 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado (J?)-2-amino-2- 5 feniletanol via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir (K)-2- cloro-N1-(4-cloro-3-(piridin-2-ila)fenil)-N4-(2-hidroxi-l- feniletil)tereftalamida. MS (Ql) 506 (M)+.
Exemplo 139. N-(4-cloro-3-(piridin-2-ila)fenil)-6-(4- metil-1,4-diazepan-l-ila)nicotinamida
50 mg de 6-cloro-N- (4-cloro-3(piridin-2- ila)fenil)nicotinamida foi reagido com l-metil-1,4- diazepano via Procedimento F. A reação foi evaporada para secura e purificada em HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-6-(4-meti1-1,4-diazepan- l-ila) nicotinamida . MS (Ql) 422 (M)+.
Exemplo 140. N- (4-cloro-3-(piridin-2-ila)fenil)-6- 5 (1,4-diazepan-l-ila)nicotinamida
50 mg de 6-cloro-N-(4-cloro-3(piridin-2- 10 ila)fenil)nicotinamida foi reagido com 1,4-diazepano via Procedimento F. A reação foi evaporada para secura e purificada em HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-6-(1,4-diazepan-l-ila) nicotinamida. MS (Ql) 408 (M)+.
Exemplo 141. 2-cloro-W1- (4-cloro-3- (piridin-2- ila) fenil) -AT4- (2- (fenilamino) etil) tereftalamida
62 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a N1-feniletano- 5 1,2-diamina via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro- (4-cloro-3-(piridin-2-ila)fenil)-N4-(2-(fenilamino)etil) tereftalamida. MS (Ql) 505,1 (M) + .
Exemplo 142. (S) -2-cloro-N2- (4-cloro-3- (piridin-2- ila) fenil) -N4- (2- (hidróxi-l-feniletil) tereftalamida
62 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a (S)-2-amino-2- feniletanol via Procedimento G. 0 produto bruto foi purificado em HPLC de fase reversa para produzir (S)-2- cloro-N7-(4-cloro-3-(piridin-2-ila)fenil)-N4-(2-(hidroxi-l- feniletil)tereftalamida. MS (Ql) 506 (M)+.
Exemplo 143. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-N4-(1-(feniletil) tereftalamida
62 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a feniletanamina via Procedimento G. 0 produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1-(4-cloro-3- (piridin-2-ila) fenil) -N4- (1- (feniletil) tereftalamida. MS (Ql) 490,1 (M)+.
Exemplo 144. 2-cloro-N1-(4-cloro-3-(piridin-2- ila) fenil) -N4- (4- (metilsulfonil)benzil) –tereftalamida
62 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a (4- (metilsulfonila)fenil)metanamina via Procedimento G. 0 produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-NJ- (4-cloro-3- (piridin-2-ila) fenil) -N4- (4- (metilsulfonil)benzil)-tereftalamida. MS (Ql) 554 (M)+.
Exemplo 145. N-(3-cloro-4-(4-cloro-3-(piridin-2-ila) fenilcarbamoila)benzil)picolinamida
75 mg de 4-cloro-3-(piridin-2-ila)anilina foram acoplados a ácido 4-((terc-butoxicarbonilamino)metil)-2- clorobenzóico via Procedimento G para produzir terc-butil 3-cloro-4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzilcarbamato. Terc-butil 3-cloro-4-(4-cloro-3-(piridin- 2-ila)fenilcarbamoila) benzilcarbamato foi subsequentemente tratado com HC1 4N em dioxano para remover o grupo de proteção Boc e formar sal HC1 de 4-(aminometil)-2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)benzamida. 54 mg de sal bruto de HC1 de 4-(aminometil)-2-cloro-N-(4-cloro-3- (piridin-2-ila)fenil)benzamida foi acoplado a ácido picolinico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N- (3- cloro-4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila)benzil) picolinamida. MS (Ql) 477,3 (M)+.
Exemplo 146. N- (4-(4-cloro-3-(piridin-2-ila) fenilcarbamoila)benzil)picolinamida
75 mg de 4-cloro-3-(piridin-2-ila)anilina foram acoplados a ácido 4-((terc-butoxicarbonilamino) metil)benzóico via Procedimento G para produzir terc-butil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila)benzil carbamato. Terc-butil 4-(4-cloro-3-(piridin-2-ila) fenilcarbamoila)benzilcarbamato foi subsequentemente tratado com HC1 4N em Dioxano para remover o grupo de proteção Boc e formar sal HC1 de 4-(aminometil)-N-(4-cloro- 3-(piridin-2-ila)fenil)benzamida. 50 mg de sal bruto de HC1 de 4-(aminometil)-N-(4-cloro-3-(piridin-2-ila)fenil) benzamida foi acoplado a ácido picolinico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N- (4-(4-cloro-3-(piridin-2-ila) fenilcarbamoila)benzil)picolinamida. MS (Ql) 443,3 (M)+.
Exemplo 147. N5-(4-cloro-3-(piridin-2-ila)fenil-N2- isopropilpiridina-2,5-dicarboxamida
250 mg de ácido 5-(metoxicarbonil)picolínico foi acoplado a isopropilamina via Procedimento G. Metil 6- (isopropilcarbamoila)nicotinato bruto foi hidrolisado via Procedimento M para produzir 227 mg de ácido 6- 10 (isopropilcarbamoila)nicotinico. 60 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ácido 6- (isopropilcarbamoila)nicotinico via Procedimento G. 0 produto bruto foi purificado por HPLC de fase reversa para produzir N5-(4-cloro-3-(piridin-2-ila)fenil-W2- isopropilpiridina-2,5-dicarboxamida. MS (Ql) 395,1 (M)+.
Exemplo 148. N 2-terc-butil-N5- (4-cloro-3- (piridin-2- ila)fenil) piridina-2,5-dicarboxamida
250 mg de ácido 5-(metóxicarbonil)picolinico foi acoplado a terc-butilamina via Procedimento G. Metil 6- 5 (terc-butilcarbamoila)nicotinato bruto foi hidrolisado via Procedimento M para produzir 250 mg ácido 6-(terc- butilcarbamoila) nicotínico . 60 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 6-(terc- butilcarbamoila) nicotinico via Procedimento G. 0 produto 10 bruto foi purificado por HPLC de fase reversa para produzir N^-terc-butil-N5- (4-cloro-3- (piridin-2-ila) fenil) piridina- 2,5-dicarboxamida. MS (Ql) 409 (M)+.
Exemplo 149. N5-(4-cloro-3-(piridin-2-ila)fenil)-N2- (piridin-2-ilametil)piridina-2,5-dicarbaxamida
250 mg de ácido 5-(metoxicarbonil)picolinico foi acoplado a piridin-2-ilametanamina via Procedimento G. Metil 6-(piridin-2-ilammetilcarbamoila)nicotinato bruto foi hidrolisado via Procedimento M para produzir 250 mg ácido 6-(piridin-2-ilametilcarbamoila)nicotinico. 60 mg de 4- cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 6- (piridin-2-ilametilcarbamoila)nicotinico via Procedimento G. 0 produto bruto foi purificado por HPLC de fase reversa para produzir N5- (4-cloro-3- (piridin-2-ila) fenil)-N2- (piridin-2-ilametil)piridina-2,5-dicarbaxamida, MS (Ql) 444,1 (M) + .
Exemplo 150. N 2-benzil-ΔT5-(4-cloro-3-(piridin-2- ila) fenil) piridina-2,5-dicarbaxamida
250 mg de ácido 5-(metoxicarbonil)picolinico foi acoplado a benzilamina via Procedimento G. Metil 6- (benzilcarbamoila)nicotinato bruto foi hidrolisado via Procedimento M para produzir 300 mg ácido 6- (benzilcarbamoila)nicotinico. 60 mg de 4-cloro-3-(piridin- 2-ila)anilina foi acoplado ao ácido 6- (benzilcarbamoila)nicotinico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N2-benzil-W5-(4-cloro-3-(piridin-2-ila)fenil)piridina-2,5- dicarbaxamida. MS (Ql) 443,1 (M) + .
Exemplo 151. N5-(4-cloro-3-(piridin-2-ila)fenil)-N2-(6- metoxipiridin-3-ila)piridina-2,5-dicarboxamida
250 mg de ácido 5-(metoxicarbonil)picolinico foi acoplado a 6-metoxipiridin-3-amina via Procedimento G. Metil 6-(6-metoxipiridin-3-ilacarbamoila)nicotinato bruto foi hidrolisado via Procedimento M para produzir 196 mg ácido 6-(6-metoxipiridin-3-ilacarbamoila)nicotinico. 60 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 6-(6-metoxipiridin-3-ilacarbamoila)nicotinico via Procedimento G. O produto bruto foi recristalizado para produzir N5-(4-cloro-3-(piridin-2-ila)fenil)-N2-(6-metoxi piridin-3-ila)piridina-2,5-dicarboxamida. MS (Ql) 460 (M)+.
Exemplo 152 . 2-cloro-W1- (4-cloro-3- (piridin-2- ila) fenil) -N4- ( (6-metilpiridin-2-ila)metil) tereftalamida
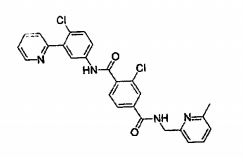
2.5 mL de diisopropilazodicarboxilato em 1.5 mL de THF foi adicionado gota a gota a uma solução de 250 mg de (6- metilpiridin-2-ila)metanol, 2.8 g de trifenilfosfina e 1.6 g de isoindolina-1,3-diona em THF anidro a temperatura ambiente. A reação foi agitada por 2 horas e monitorada por TLC. Após completa, o solvente foi concentrado, o material bruto foi extraído em água e Clorofórmio 3 vezes e secado sob Sulfato de Magnésio. O bruto foi purificado via ISCO Combi-Flash para produzir 2-((6-metilpiridin-2- ila)metil)isoindolina-1,3-diona. 350 mg de 2-((6- metilpiridin-2-ila)metil)isoindolina-1,3-diona foi tratado com 400 μL de Monohidrato de Hidrazina em EtOH e refluxado por várias horas para produzir (6-metilpiridin-2- ila)metanamina. O (6-metilpiridin-2-ila)metanamina foi evaporada e diretamente acoplada a 50 mg de ácido 3-cloro- 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila)benzóico via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-AT1-(4-cloro-3-(piridin- 2-ila) fenil) -W4- ((6-metilpiridin-2-ila)metil)tereftalamida. MS (Ql) 491,1 (M) + .
Exemplo 153. N-(4-cloro-3-(piridin-2-ila)fenil)-4-((2- hidroxipropilsulfonil)metil)benzamida
1 g de metil 4-(bromometil)benzoato foi reagido com 1- mercaptopropan-2-ol via Procedimento Q. 1 g de metil 4-((2- hidroxipropiltio)metil)benzoato foi oxidado com 2 g de MCPBA em DCM a -78°C para formar metil 4-((2- hidroxipropilsulfonil)metil)benzoato. A reação foi evaporada e purificada por ISCO Combi-Flash para produzir 567 mg de metil 4-((2-hidroxipropilsulfonil)metil)benzoato puro que foi subsequentemente hidrolisado via Procedimento M para dar 328 mg de ácido 4-((2- hidroxipropilsulfonil)metil)benzóico. 50 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ao ácido 4-((2- hidroxipropilsulfonil)metil)benzóico via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-4-((2-hidroxi propilsulfonil)metil)benzamida. MS (Ql) 445.3 (M)+.
Exemplo 154. (P) -2-cloro-W1- (4-cloro-3- (piridin-2- ila)fenil)-N4-(2-hidroxipropil)tereftalamida
100 g de ácido 3-cloro-4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a (£)-2-amino-2- 5 feniletanol via Procedimento G. O produto bruto foi purificado em HPLC em fase reversa para produzir (R)-2- cloro-jV1- (4-cloro-3- (piridin-2-ila) fenil) -N4- (2-hidroxi propil)tereftalamida. MS (Ql) 444,3 (M)+.
Exemplo 155. N-(4-cloro-3-(piridin-2-ila)fenil)-4-((2- dimetilamino)etilsulfonil)metil)benzamida
500 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a ácido 4-(bromemetil)benzóico via Procedimento E. 170 mg de 4-(bromometil)-W-(4-cloro-3-(piridin-2- ila)fenil)benzamida foi reagido com hidrocloreto de 2- (dimetilamino)etanotiol via Procedimento Q. 140 mg de N-(4- cloro-3-(piridin-2-ila)fenil)-4-((2-(dimetilamino) etilsulfonil)metil)benzamida. MS (Ql) 458,3 (M)+.
Exemplo 156. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-N4-((6-metoxipiridin-3-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila) fenilcarbamoila)benzóico foi acoplado a 6- metoxipiridin-3-amina via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2- cloro-N1- (4-cloro-3- (piridin-2-ila) fenil) -N4- (6- metoxipiridin-3-ila)tereftalamida. MS (Ql) 493 (M)+.
Exemplo 157. N4-(6-aminopiridin-3-ila)-2-cloro-N1-(4- cloro-3-(piridin-2-ila)fenil)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a piridina-2,5- 5 diamina via Procedimento G. 0 produto bruto foi purificado em HPLC de fase reversa para produzir N4-(6-aminopiridin-3- ila)-2-cloro-N1-(4-cloro-3-(piridin-2-ila)fenil) tereftalamida. MS (Ql) 478 (M)+.
Exemplo 158. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-N4-(β-cloropiridin-3-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 6-cloropiridin- 3-amina via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-N2-(4-cloro- 3- (piridin-2-ila) fenil) -AZ4- (6-cloropiridin-3-ila) tereftalamida. MS (Ql) 497 (M)+.
Exemplo 159. 2-cloro-AZ2-(4-cloro-3-(piridin-2- ila)fenil)-N4-(piridin-2-ila)tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a piridin-2-amina via Procedimento G. 0 produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-AZ2-(4-cloro-3- (piridin-2-ila)fenil)-N4- (piridin-2-ila)tereftalamida. MS (Ql) 463 (M) + .
Exemplo 160. 2-cloro-AZ2-(4-cloro-3-(piridin-2- ila) fenil) -N4- (piperidin-4-ilametil) tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a piperidin-4- 5 metanamina via Procedimento G. 0 produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro- N1- (4-cloro-3- (piridin-2-ila) fenil) -N4- (piperidin-4-ila metil)tereftalamida. MS (Ql) 483 (M) + .
Exemplo 161. 2-cloro-ΔT1-(4-cloro-3-(piridin-2- ila) fenil) -N4- (1,3-dimetil-lH-pirazol-5-ila) tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 1,3-dimetil-lH- pirazola-5-amina via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro- W1- (4-cloro-3- (piridin-2-ila) fenil) -N4- (1,3-dimetil-ltt- pirazol-5-ila)tereftalamida. MS (Ql) 480 (M)+.
Exemplo 162. 2-cloro-M1- (4-cloro-3- (piridin-2-, ila)fenil)-N4-(2-(metilsulfonila)etil)-tereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a 2- (metilsulfonil)etanamina via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-N2-(4-cloro-3-(piridin-2-ila)fenil)-N4- (2- (metilsulfonila)etil)-tereftalamida. MS (Ql) 492 (M)+.
Exemplo 163. 2-cloro-N1-(4-cloro-3-(piridin-2- ila)fenil)-^-isopropiltereftalamida
50 mg de ácido 3-cloro-4-(4-cloro-3(piridin-2- ila)fenilcarbamoila)benzóico foi acoplado a isopropilamina 5 via Procedimento G. O produto bruto foi purificado em HPLC de fase reversa para produzir 2-cloro-N2-(4-cloro-3“ (piridin-2-ila) fenil)-2^-isopropiltereftalamida. MS (Ql) 428 (M) + . Exemplo 164. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(N- (2-metoxietil)metil-sulfonamida)benzamida
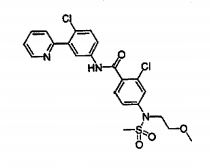
A 5 g de metil 2-cloro-4-nitrobenzoato em 100 mL de EtOH foi adicionado 20 g de Cloreto de Estanho (II) em porções. A reação foi aquecida a 55°C e monitorada por TLC até completa. O solvente foi concentrado e a extração foi realizada em Acetado de Etila e água com TEA para reduzir emulsões. A camada orgânica foi secada sob Sulfato de Magnésio, filtrada e concentrada para dar 3,9 g de metil 4- amino-2-clorobenzoato. 1 g de metil 4-amino-2-clorobenzoato foi resfriado a 0°C em DCM com 485 μL de Piridina antes de Cloreto de Metanosulfonila ter sido adicionado gota a gota. A reação foi permitida aquecer a temperatura ambiente e agitada por toda a noite. O solvente foi concentrado e o material bruto foi dissolvido em Acetato de Etila e extraído com solução de bicarbonato saturada e então salmoura. 0 material bruto foi secado sob Sulfato de Magnésio, filtrado e concentrado para dar 1.54 g de metil 2-cloro-4-(metilsulfonamida)benzoato. 107 μL de l-bromo-2- metoxietano e 556 mg de Carbonato de Césio foram adicionados a 150 mg de metil 2-cloro-4- (metilsulfonamida)benzoato em DMF e agitados a temperatura ambiente por 16 horas. A mistura de reação foi extraída em Acetato de Etila duas vezes com bicarbonato saturado e uma vez com salmoura, secado sob Sulfato de Magnésio, filtrado e concentrado para dar metil 2-cloro-4-(N-(2- metoxietil)metilsulfonamida)benzoato. 182 mg de metil 2- cloro-4-(N- (2-metoxietil)metilsulfonamida)benzoato foi hidrolisado via Procedimento M para produzir 169 mg de ácido 2-cloro-4- (N- (2-metoxietil)metilsulfonamida) benzóico bruto. 65 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a ácido 2-cloro-4-(N-(2-metoxietil) metilsulfonamida)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-(N- (2-metoxi etil)metilsulfonamida)benzamida. MS (Ql) 494 (M) + .
Exemplo 165. 4-(N- (2-(lfl-pirol-1-ila) etil) metilsulfonamida)-2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)benzamida

200 μL de 1-(2-bromoetil)-lJJ-pirola e 556 mg de Carbonato de Césio foram adicionados a 150 mg de metil 2- cloro-4-(metilsulfonamido)benzoato em DMF e agitado a temperatura ambiente por 16 horas A mistura de reação foi extraída em Acetato de Etila duas vezes com bicarbonato saturado e uma vez com salmoura, secada sob Sulfato de Magnésio, filtrada e concentrada para dar metil 4-(N~(2- (IH-pirol-l-ila)etil)metilsulfonamida)-2-clorobenzoato. 230 mg de metil 4-(N-(2-(lH-pirol-l-ila)etil)metilsulfonamida)- 2-clorobenzoato foi hidrolisado via Procedimmento M para produzir 221 mg de ácido 4-(N- (2-(IH-pirol-l- ila)etil)metilsulfonamida)-2-clorobenzóico. 64 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a ácido 4-(N-(2-(IH-pirol-l-ila)etil)metilsulfonamida)-2- clorobenzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir 4-(N-(2- (lH-pirol-l-ila)etil)metilsulfonamida)-2-cloro-N-(4-cloro- 3-(piridin-2-ila)fenil)benzamida. MS (Ql) 529 (M)+.
Exemplo 166. 2-cloro-AJ-(4-cloro-3-(piridin-2- ila)fenil)4-(N- (isobutilmetilsulfonamida)benzamida

175 μL de l-iodo-2-metilpropano e 740 mg de Carbonato de Césio foram adicionados a 200 mg de metil 2-cloro-3- (metilsulfonamida)benzoato em 2 mL de DMF e agitados em urn microondas a 140°C por 30 minutos. A mistura de reação foi extraída em Acetato de Etila duas vezes com água, secado sob Sulfato de Magnésio, filtrada, concentrada e purificada em ISCO Combi-Flash para dar metil 2-cloro-4-(A7~ isobutilmetilsulfonamida)benzoato. 120 mg de metil 2-cloro- 4-(AT-isobutilmetilsulfonamida)benzoato foi hidrolisado via Procedimento M para produzir 110 mg de ácido 2-cloro-4-(N- isobutilmetilsulfonamida)benzóico bruto. 75 mg de 4-cloro- 3-(piridin-2-ila) anilina foi acoplado a ácido 2-cloro-4-(AT- isobutilmetilsulfonamida)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro-W-(4-cloro-3-(piridin-2-ila)fenil)4- (N- (isobutilmetilsulfonamida)benzamida. MS (Ql) 492 (M)+.
Exemplo 167. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4-(N- ila )fenil)-4-(N-(morfolinoetil)metilsulfonamida)benzamida
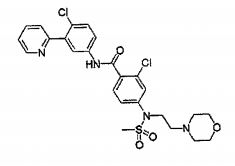
1.2 g de 4-(2-cloroetil)morfolina e 2.5 g de Carbonato de Césio foram adicionados a 334 mg de metil 2-cloro-4- (metilsulfonamida)benzoato em 7 mL de DMF e agitados em um microondas a 150°C por 30 minutos. A mistura de reação foi extraída em Acetato de Etila duas vezes com água, secado sob Sulfato de Magnésio, filtrada, concentrada para dar metil 2-cloro-4-(N- (2-morfolinoetil)metilsulfonamida) benzoato. 476 mg de metil 2-cloro-4-(N-(2- morfolinoetil)metilsulfonamida)benzoato foi hidrolisado via Procedimento M e purificado por HPLC de fase reversa para produzir 4 60 mg de ácido 2-cloro-4-(N-(2- morfolinoetil)metilsulfonamida)benzóico bruto. 100 mg de 4- cloro-3-(piridin-2-ila)anilina foi acoplado a ácido 2- cloro-4-(N- (2-morfolinoetil)metilsulfonamida)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)4-(N- (2-morfolinoetil)metilsulfonamida)benzamida. MS (Ql) 549 (M)+.
Exemplo 168. N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil-4-(metilsulfonilmetil)benzamida

410 mg de dimetil 2-metiltereftalato foi hidrolisado via Procedimento M e purificado por ISCO Combi-Flash para proporcionar ácido 4-(metoxicarbonil)-3-metilbenzóico. 225 mg de ácido 4-(metoxicarbonil)-3-metilbenzóico foi resfriado a 0°C em 2 mL de THF antes uma solução de 2.6 mL de complexo BH3-THF 1M em THF foi adicionada gota a gota. O banho de gelo foi subsequentemente removido e a reação foi agitada a temperatura ambiente até a reação parar em -50% completa por TLC. A reação foi resfriada novamente a 0°C e uma outra BH3-THF foi adicionada gota a gota antes do banho de gelo ser removido. Após ser completada, a reação foi resfriada novamente a 0°C e extinguida com HC1 3N gota a gota. A camada aquosa foi extraida 2 vezes com Acetato de Etila e a camada orgânica foi então extraida uma vez com solução de bicarbonato e salmoura, secada sob Sulfato de Magnésio, filtrada e concentrada para dar metil 4- (hidroximetil)-2-metilbenzoato. 220 mg de metil 4- (hidroximetil)-2-metilbenzoato foi resfriado a 0°C em 5 mL de DCM antes da adição de 260 mg de Trifenilfosfina e 395 mg de NBS. A reação foi concentrada e diretamente purificada via ISCO Combi-Flash para dar metil 4- (bromometil)-2-metilbenzoato. 225 mg de metil 4- (bromometil)-2-metilbenzoato foi reagido via Procedimento 0 para dar metil 2-metil-4-(metilsulfonilmetil)benzoato. 250 mg de metil 2-metil-4-(metilsulfonilmetil)benzoato foi então hidrolisado após aquecimento a 4 5°C por 1 hora via Procedimento M para dar ácido 2-metil-4- (metilsulfonilmetil)benzóico. 202 mg de 4-cloro-3-(piridin- 2-ila)anilina foi acoplado a ácido 2-metil-4- (metilsulfonilmetil)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-2-metil-4- (metilsulfonilmetil)benzamida. MS (Ql) 415 (M)+.
Exemplo 169. 2-cloro-N-(4-cloro-3-(piridin-2- ila) fenil)-4-(N-metilmetilsulfonamido)benzamida
78 μL de iodometano e 4 47 mg de Carbonato de Césio foram adicionados a 300 mg de metil 2-cloro-4- (metilsulf onamida) benzoato em 3 mL de DMF e agitados a temperatura ambiente por 16 horas. A mistura de reação foi extraída em Acetato de Etila duas vezes com bicarbonato saturado e uma vez com saloura, secada sob Sulfato de Magnésio, filtrada e concentrada para dar metil 2-cloro-4- (N-metilmetilsulfonamida)benzoato bruto. 295 mg de metil 2-cloro-4-(W-metilmetilsulfonamida)benzoato foi hidrolisado via Procedimento M para produzir 249 mg de ácido 2-cloro-4- (ΔZ-metilmetil sulfonamida) benzóico. 100 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado a ácido 2-cloro-4-(N- metilmetilsulfonamida)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-(N- metilmetilsulfonamido)benzamida. MS (Ql) 450 (M)+.
Exemplo 170. N- (4-cloro-3-(piridin-2-ila)fenil)-4-((2- oxopiperazin-l-ila)metil)benzamida

500 mg de metil 4-(bromometil)benzoato foi reagido com 480 mg de terc-butil 3-oxopiperazina-l-carboxilato e 1 g de Carbonato de Césio em 9 mL de DMF e a 45°C. Após ser completada, a reação foi extraída em Acetato de Etila duas vezes com bicarbonato saturado, secada sob Sulfato de Magnésio, filtrada e concentrada para dar terc-butil 4-(4- (metoxicarbonil)benzil)-3-oxopiperazina-l-carboxilato. 613 mg de terc-butil 4-(4-(metoxicarbonil)benzil)-3- oxopiperazina-l-carboxilato foi hidrolisado via Procedimento M para dar ácido 4-((4-(terc-butoxicarbonil)- 2-oxopiperazin-l-ila)metil)benzóico. 200 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado a ácido 4-((4-(terc- butoxicarbonil ) -2-oxopiperazin-l-ila)metil)benzóico via Procedimento G. O produto bruto foi extraído duas vezes com bicarbonato saturado em Acetato de Etila, secado sob Sulfato de Magnésio, filtrado e concentrado para dar terc- butil 4-(4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzil)-3-oxopiperazina-l-carboxilato. HC1 4N foi subsequentemente adicionado a terc-butil 4-(4-(4-cloro-3- (piridin-2-ila)fenilcarbamoila)benzil)-3-oxopiperazina-l- carboxilato e concentrado para dar o sal de HC1 de N-(4- cloro-3-(piridin-2-ila)fenil-4-((2-oxopiperazin-l- ila ) metil) benzamida . A reação foi purificada por HPLC de fase reversa para dar W-(4-cloro-3-(piridin-2-ila)fenil)-4- ((2-oxopiperazin-l-ila)metil)benzamida. MS (Ql) 421,3 (M)+.
Exemplo 171. N- (4-cloro-3-(piridin-2-ila)fenil)-4-((4- metil-2-oxopiperazin-l-ila)metil)benzamida
A 200 mg de sal HC1 de N-(4-cloro-3-(piridin-1- ila)fenil-4“(((2-oxopiperazin-l-ila)metil)benzamida foi adicionado 55 mg de Paraformaldeido e 185 mg de Triacetoxiborohidreto de Sódio em 1 mL de AcOH a 2% em DMF. Após completada, a reação é extraida i,a vez com bicarbonato e salmoura em Acetato de Etila, secada sob Sulfato de Magnésio, concentrada e purificada por HPLC de fase reversa para dar N-(4-cloro-3-(piridin-2-ila)fenil)-4- ((4-metil-2-oxopiperazin-l-ila)metil)benzamida. MS (Ql) 435,3 (M)+.
Exemplo 172. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-((4,5-dihidro-lH-imidazol-2-ilaamino)metil) benzamida
100 mg de sal HC1 de 4-(aminometil)-2-cloro-N-(4- cloro-3-(piridin-2-ila)fenil)benzamida foi reagido com 72 mg de 1-(4,5-dihidro-lH-imidazol-2-ila)-3,5-dimetil-lH- pirazola e 100 μL de DIPEA em 500 μL de DMF no microondas a 150°C por 5 minutos. O produto bruto foi concentrado para secagem e purificado por HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-((4,5-dihidro- lH-imidazol-2-ilaamino)metil)benzamida. MS (Ql) 440 (M) + .
Exemplo 173. N- (4-cloro-3-(piridin-2-ila)fenil)-4- ((4,5-dihidro-lH-imidazol-2-ilaamino)metil)benzamida
100 mg de sal HCl de 4-(aminometil) -N- (4-cloro-3- (piridin-2-ila)fenil)benzamida foi reagido com 80 mg de 1- (4,5-dihidro-lH-imidazol-2-ila) -3, 5-dimetil-líf-pirazola e 100 μL de DIPEA em 1 mL de DMF no microondas a 150°C por 5 minutos. O produto bruto foi concentrado para secagem e purificado por HPLC de fase reversa para produzir W-(4- cloro-3- (piridin-2-ila) fenil) -4- ((4,5-dihidro-lH-imidazol- 2-ilaamino)metil)benzamida. MS (Ql) 406 (M)+.
Exemplo 174. N- (4-cloro-3-(piridin-2-ila)fenil)-4- ((piridin-2-ilasulfonil)metil)benzamida
500 mg de metil 4-(brommometil)benzoato foi reagido com piridina-2-tiol via Procedimento Q. 260 mg de metil 4- 5 ((piridin-2-ilatio)metil)benzoato foi reagido via Procedimento R para dar metil 4-((piridin-2- ialsulfonil)metil)benzoato. 275 mg de metil 4-((piridin-2- ialsulfonil)metil)benzoato foi hidrolisado via Procedimento M para dar ácido 4-((piridin-2-ialsulfonil)metil)benzóico. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-((piridin-2-ialsulfonil)metil)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2- ila)fenil)-4-((piridin-2-ilasulfonil)metil)benzamida. MS 15 (Ql) 464,1 (M) + .
Exemplo 175. N- (4-cloro-3-(piridin-2-ila)fenil)-4-(N- metilmetilsulfonamida)benzamida

500 mg demetil 4-(metilaminon)benzoato foi resfriado a 0°C em DCM com 270 μL de Piridina antes 260 μL de Cloreto de Metanosulfonil foi adicionado gota a gota. A reação foi permitida aquecer a temperatura ambiente e agitada por toda a noite. Solvente foi concentrado e o material bruto foi dissolvido em Acetato de Etila e extraído com solução de NaOH 0.1 N duas vezes. O material bruto foi secado sob Sulfato de Magnésio, filtrado e concentrado para dar metil 4-(W-metilmetilsulfonamido)benzoato. 698 mg de metil 4-(N- metilmetilsulfonamido)benzoato foi hidrolisado via Procedimento M para dar ácido 4-(N- metilmetilsulfonamido)benzóico. 100 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ao ácido 4-(N- metilmetilsulfonamido)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4-(W-metil metilsulfonamida)benzamida puro. MS (Ql) 416,3 (M)+.
Exemplo 176. 2-bromo-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonilmetil)benzamida
1,2 g de ácido 2-bromo-4-mmetilbenzóico foi brominado via Procedimento N. 100 mg de 4-cloro-3-(piridin-2- 5 ila)anilina foi acoplado a 160 mg de ácido 2-bromo-4- (bromometil)benzóico via Procedimento E. 213 mg de 2-bromo- 4- (bromometil) -AZ- (4-cloro-3- (piridin-2-ila) fenil)benzamida foi reagido via Procedimento O para dar 2-bromo-AZ-(4- cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil) benzamida que foi purificada por HPLC de fase reversa para proporcionar 2-bromo-AZ- (4-cloro-3- (piridin-2-ila) fenil) -4- (metilsulfonilmetil)benzamida puro. MS (Ql) 481,2 (M)+.
Exemplo 177. 4-((4H-1,2,4-triazol-3- ilasulfiniljmetil) -AZ- (4-cloro-3- (piridin-2-ila) fenil) benzamida

500 mg de metil 4-(bromometil)benzoato foi reagido com 4H-1,2,4-triazola-3-tiol via Procedimento Q. 542 mg de metil 4-((4H-1,2, 4-triazol-l-ilatio)metil)benzoato foi subsequentemente reagido via Procedimento R para dar uma mistura aproximada de 1:9 de metil 4((4ff-l,2,4-triazol-3- ilasulfinil)metil)benzoato e metil 4 ( (4&-1,2,4-triazol-3- ilasulfonil)metil)benzoato. A mistura de 467 mg foi hidrolisada via Procedimento M para dar ácido 4((4H-1,2,4- triazol-3-ilasulfinil)metil)benzóico e ácido 4 ( (4H-1,2,4- triazol-3-ilasulfonil)metil)benzóico. 107 mg da mistura de ácido 4 ( (42?-l, 2,4-triazol-3-ilasulfinil) metil) benzóico e ácido 4((4H-1,2,4-triazol-3-ilasulfonil)metil)benzóico foi acoplada a 75 mg de 4-cloro-3-(piridin-2-ila)anilina via Procedimento G. A mistura foi separada em HPLC de fase reversa para dar 4-( (4H-1,2,4-triazol-3-ilasulfinil) metil)-N- (4-clorO"3-(piridin-2-ila)fenil)benzamida. MS (Ql) 438,1 (M) + .
Exemplo 178. 4-( (4H-1,2,4-triazol-3-ilasulfonil) metil)-N- (4-cloro-3-(piridin-2-ila)fenil)benzamida
107 mg de uma mistura de ácido 4((4ff-l,2,4-triazol-3- ilasulfinil)metil)benzóico e ácido 4((4H-1,2,4-triazol-3- ilasulfonil)metil)benzóico foi acoplada a 75 mg de 4-cloro- 3-(piridin-2-ila)anilina via Procedimento G. A mistura foi separada em HPLC de fase reversa para dar 4-( (4AT—1,2,4- triazol-3-ilasulfonil) metil)-W- (4-cloro-3-(piridin-2-ila) fenil)benzamida. MS (Ql) 454,3 (M) + .
Exemplo 179. N- (4-cloro-3-(piridin-2-ila)fenil)-4-((4- metil-4.H-l, 2,4-triazol-3-ilasulfinil)metil)benzamida .
500 mg de metil 4-(bromometil)benzoato foi reagido com 4-metil-4H-l,2,4-triazola-3-tiol via Procedimento Q. 804 mg de metil 4-( (4-metil-4H-l,2,4-triazol-3-ilatio)metil) benzoato foi subsequentemente reagido via Procedimento R para dar uma mistura de 1:9 de metil 4{ (4H-1,2,4-triazol- 3-ilasulfinil)metil)benzoato e metil 4((4H-1,2,4-triazol-3- ilasulfonil)metil)benzoato. A mistura de 740 mg foi hidrolisada via Procedimento M para dar ácido 4-((4-metil- 4J7-1,2,4-triazol-3-ilasulf inil) metil) benzóico e ácido 4- ((4-metil-4H-l,2,4-triazol-3-ilasulfonil)metil) benzóico. 114 mg da mistura de ácido 4-((4-metil-4#-l,2,4-triazol-3- ilasulfiniljmetil)benzóico e ácido 4-((4-metil-4H-l,2,4- triazol-3-ilasulfonil)metil) benzóico foi acoplada a 75 mg de 4-cloro-3-(piridin-2-ila)anilina via Procedimento G. A mistura foi separada em HPLC de fase reversa para dar N- (4- cloro-3-(piridin-2-ila)fenil)-4-((4-metil-4H-l, 2,4-triazol- 3-ilasulfinil)metil)benzamida. MS (Ql) 452,3 (M)+.
Exemplo 180. N-(4-cloro-3-(piridin-2-ila)fenil)-4-((4- metil-4H-l,2,4-triazol-3-ilasulfonil)metil)benzamida
114 mg da mistura de ácido 4-((4-metil-4#-l,2,4- triazol-3-ilasulfinil)metil)benzóico e ácido 4-((4-metil- 4H-1,2,4-triazol-3-ilasulfonil)metil)benzóico foi acoplada a 4-cloro-3-(piridin-2-ila)anilina via Procedimento G. A mistura foi separada em HPLC de fase reversa para dar W-(4- cloro-3-(piridin-2-ila)fenil)-4- ((4-metil-4H-l/2,4-triazol- 3-ilasulfonil)metil)benzamida. MS (Ql) 468,1 (M)+.
Exemplo 181. N-(4-cloro-3-(piridin-2-ila)fenil)-3- (metilsulfonilmetil)benzamida
300 mg de metil 3-(bromometil)benzoato foi reagido via Procedimento O para dar metil 3- (metilsulfonilmetil)benzoato. 230 mg de metil 3- (metilsulfonilmetil)benzoato foi reagido via Procedimento M para dar ácido 3-(metilsulfonilmetil)benzóico. 75 mg de 4-cloro-3”(piridin-2-ila)anilina foi acoplado ao ácido 3- (metilsulfonilmetil)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-3-(metil sulfonilmetil)benzamida puro. MS (Ql) 401 (M)+.
Exemplo 182. N- (4-cloro-3-(piridin-2-ila)fenil) -2- (metóxi-4-metilsulfonilmetil)benzamida
900 mg de ácido 2-metóxi-4-metilbenzóico foi brominado via Procedimento N para proporcionar ácido 4-(bromometil)- 2-metoxibenzóico. 100 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado a 132 mg de ácido 4-(bromometil)- 2-metoxibenzóico via Procedimento E. 211 mg de 4- (bromometil)-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metoxibenzamida foi reagido via Procedimento O e purificado por HPLC de fase reversa para produzir ΔT-(4-cloro-3- (piridin-2-ila)fenil)-2-(metóxi-4-metilsulfonilmetil) benzamida puro. MS (Ql) 431 (M) + .
Exemplo 183. N-(4-cloro-3-(piridin-2-ila)fenil)-4-(1- metilsulfoniletil)benzamida
75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 93 mg de ácido 4-(1-bromoetil)benzóico via Procedimento E. 153 mg de 4-(1-bromoetil)-N-(4-cloro-3-(piridin-2- ila)fenil)benzamida foi reagido via Procedimento 0 e purificado por HPLC de fase reversa para dar N- (4-cloro-3- (piridin-2-ila)fenil)-4-(1-metilsulfoniletil)benzamida puro. MS (Ql) 415,3 (M)+.
Exemplo 184. Etil 4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila) benzil(metil)fosfinato
90 mg de 4-(bromometil)-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida foi reagido com 45 μL de dietil 5 metilfosfonita em um microondas a 120°C por 5 minutos. A reação foi evaporada para secagem e purificada por HPLC de fase reversa para dar etil 4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzil(metil)fosfinato puro. MS (Ql) 429 (M)+.
Exemplo 185. N- (4-cloro-3-(5-(hidroximetil)piridin-2- ila)fenil-4-(metilsulfonilametil)benzamida

75 mL de brometo de (metilpiridin-2-ila)zinco (II) foi reagido com 4 g de l-cloro-2-iodo-4-nitrobenzeno via Procedimento B. A 935 mg de 2-(2-cloro-5-nitrofenil)-5- metilpiridina em 5 mL de Ácido Sulfúrico foi lentamente adicionado2,25 g de Óxido de Cromo (III) e a reação foi agitada por várias horas a temperatura ambiente até completar. Água gelada foi adicionada para diluir a reação e a camada aquosa foi extraída 3 vezes com Acetato de Etila. As camadas orgânicas foram combinadas, secadas sob Sulfato de Magnésio, filtrada e concentrada para dar ácido 6-(2-cloro-5-nitrofenil)nicotínico. 704 mg de ácido 6- (2- cloro-5-nitrofenil)nicotinico foi esterificado com 3,1 mL de HC1 4 N em 20 mL de MeOH. A reação foi concentrada e sujeitada a operação básica, secada sob Sulfato de Magnésio, filtrada e concentrada para dar metil 6-(2-cloro- 5-nitrofenil)nicotinato. 681 mg de metil 6-(2-cloro-5- nitrofenil)nicotinato foi tratado com 2,1 mg de Cloreto de Estanho (II) e 1 mL de HC1 em 25 mL de EtOH. Após completa, EtOH foi concentrado e a reação foi extraída com Acetato de Etila e água com TEA para diminuir emulsões. A camada orgânica foi secada sob Sulfato de Magnésio e concentrada para dar metil 6-(5-amino-2-clorofenil)nicotinato bruto. 296 mg de metil 6-(5-amino-2-clorofenil)nicotinato foi acoplado a 266 mg de ácido 4-(metilsulfonilmetil)benzóico via Procedimento G. A 518 mg de metil 6-(2-cloro-5-(4- (metilsulfonilmetil)benzamida)fenil)nicotinato a 0°C em 20 mL de EtOH foi lentamente adicionado 640 mg de Borohidreto de Sódio. A reação foi subseqüentemente refluxada por 1 hora até estar completa, extinguida com água e extraída com Acetato de Etila. A camada orgânica foi secada sob Sulfato de Magnésio, filtrada, concentrada e purificada por HPLC de fase reversa para dar N- (4-cloro-3-(5- (hidroximetil)piridin-2-ila)fenil-4-(metilsulfonilametil) benzamida puro. MS (Ql) 431,1 (M)+.
Exemplo 186. 6-(2-cloro-5-(2-metil-6-(trifluorometil) nicotinamida)fenil)nicotinato
200 mg de metil 6-(5-amino-2-clorofenil)nicotinato foi tratado com 255 μL de cloreto 2-metil-6” (trifluorometil)nicotinoila via Procedimento D e purificada por HPLC de fase reversa para dar 6-(2-cloro-5-(2-metil-6- (trifluorometil) nicotinamida)fenil)nicotinato puro. MS (Ql) 450 (M)+.
Exemplo 187. N- (4-cloro-3-(5-hidroximetil)piridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotinamida
A 110 mg de metil 6-(2-cloro-5-(2-metil-6- (trifluorometil)nicotinamida)fenil)nicotinato a 0°C em 5 mL de EtOH foi lentamente adicionado a 148 mg de Borohidreto de Sódio. A reação foi subsequentemente refluxada por 1 hora até completa, extinguida com água e extraida com Acetato de Etila. A camada orgânica foi secada sob Sulfato de Magnésio, filtrada, concentrada e purificada por HPLC de fase reversa para dar N- (4-cloro-3-(5-hidroximetil)piridin- 2-ila)fenil)-2-metil-6-(trifluorometil)nicotinamida puro. MS (Ql) 422,1 (M)+.
Exemplo 188. N- (4-cloro-3-(5-(metilcarbamoila)piridin- 2-ila)fenil)-2-metil-6-(trifluoro metil)nicotinamida
120 mg de 6-(2-cloro-5-(2-metil-6- (trifluorometil)nicotinamida)fenil)nicotinato foi hidrolisado via Procedimento M. 112 mg de ácido 6-(2-cloro- 5-(2-metil-6-(trifluorometil)nicotinamida)fenil)nicotinico foi acioplado a Hidrocloreto de Metilamina via Procedimento G e purificada por HPLC de fase reversa para dar W-(4- cloro-3-(5-(metilcarbamoila)piridin-2-ila)fenil)-2-metil-6- (trifluorometil)nicotinamida puro. MS (Ql) 449 (M)+.
Exemplo 189. 2-cloro-M-(4-cloro-3-(piridin-2- ila)fenil-4-(2,2,2-trifluoroetilamina)metil)benzamida

A 24,9 g de ácido 2-cloro-4-(metoxicarbonila)benzóico e 2 mL de Ácido Sulfúrico em 350 mL de DCM foi adicionado gás isobutilenno a -78°C até o solvente ser evaporado seguramente. Deixada vários dias a temperautra ambiente e resfriada novamente a -78 °C antes da remoção da tampa. Solvente concentrado, extraido com Acetato de Etila e bicarbonato, secado com Sulfato de Magnésio, filtrado e concentrado para dar 31,4 g de 1-terc-butil 4-metil 2- clorotereftalato. 3,35 g de 1-terc-butil 4-metil 2- clorotereftalato foi hidrolisado via Procedimento M. 2,5 g de ácido 4-(terc-butoxicarbonila)-3-clorobenzóico foi resfriado a 0°C em 25 mL de THF, antes uma solução de 19,5 mL de complexo BH3-THF em YHF foi adicionada gota a gota. O banho de gelo foi subseqüentemente removido e a reação foi agitada a temperatura ambiente até a reação ficar ~50% completa por TLC. A reação é resfriada novamente a 0°C e outro 19,5 mL de BH3-THF é adicionado gota a gota antes do banho de gelo ser removido. Após completa, a reação é resfriada novamente a 0°C e extinguida com HC1 3N gota a gota. A camada aquosa foi extraída duas vezes com Acetato de Etila e a camada orgânica foi então extraída uma vez com solução de bicarbonato e salmoura, secad sob Sulfato de Magnésio, filtrada e concentrada para dar terc-butil 2- cloro-4-(hidroximetil)benzoato. 564 mg de terc-butil 2- cloro-4-(hidroximetil)benzoato foi resfriado a 0°C em 5 mL de DCM antes da adição de 665 mg de Trifenilfosfina e 417 mg de NBS. A reação foi concentrada e diretamente purificada via ISCO Combi-Flash para dar terc-butil 2- cloro-4-(hidroximetil)benzoato puro. 147 mg de terc-butil 4-(bromometil)-2-clorobenzoato foi reagido com 2,2,2- trifluoroetanamina em DMSO via Procedimento P. 141 mg de terc-butil 2-cloro-4-((2,2,2-trifluoroetilamino)metil) benzoato foi tratado com HC1 4N em Dioxano a 45°C e concentrado para dar ácido 2-cloro-((2,2,2- trifluoroetilamino)metil)benzóico. 50 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado a 75 mg de ácido 2- cloro-((2,2,2-trifluoroetilamino)metil)benzóico via Procedimento G. 0 produto bruto foi purificado por HPLC de fase reversa para dar 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil-4-(2,2,2-trifluoroetilamina)metil)benzamida puro. MS (Ql) 454,6 (M)+.
Exemplo 190. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil-4-(metilsulfonilmetil)benzamida
3,01 g de terc-butil 4-(bromometil)-2-clorobenzoato foi reagido via Procedimento 0 para dar terc-butil 2-cloro- 4-(metilsulfonilmetil)benzoato. 1,2 g de terc-butil 2- 5 cloro-4-(metilsulfonilmetil)benzoato foi tratado com 10 mL de HC1 4N em Dioxano a 45°C e concentrado até completa para dar ácido 2-cloro-4-(metilsulfonilmetil)benzóico bruto. 775 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 1 g de ácido 2-cloro-4-(metilsulfonilmetil)benzóico via II 10 Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para dar 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil-4-(metilsulfonilmetil)benzamida puro. MS (Ql) 435 (M) + .
Exemplo 191. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (metilsulfonamido)nicotinamida
20 100 mg de 6-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)nicotinamida foi reagido com metanosulfonamida e 108 μL de 2-terc-butilimino-2-dietilamino-l,3-dimetil- perhidro-1,3,2-diazafosforina via Procedimento F. A reação bruta foi concentrada para secagem e purificada por HPLC de fase reversa para dar N- (4-cloro-3-(piridin-2-ila)fenil)-6- (metilsulfonamido)nicotinamida puro. MS (Ql) 403 (M)+.
Exemplo 192. 4-((1H-1,2,4-triazol-l-ila)metil)-N- (4- cloro-3“(piridin-2-ila)fenil)benzamida
88 mg de 4-(bromometil)-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida foi acoplado a 45 mg de lH-1,2,4- triazola via Procedimento P. A reação foi evaporada para secagem e purificada por HPLC de fase reversa para produzir 4-((1H-1,2,4-triazol-l-ila)metil)-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida. MS (Ql) 390 (M)+.
Exemplo 193. 4-((1H-1,2,3-triazol-l-ila)metil)-N- (4- cloro-3-(piridin-2-ila)fenil)benzamida
88 mg de 4-(bromometil)-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida foi acoplado a 40 μL de 1H-1,2,3- triazola via Procedimento P. A reação foi evaporada para secagem e purificada por HPLC de fase reversa para produzir 4-((1H-1,2,3-triazol-l-ila)metil)-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida. MS (Ql) 390,1 (M)+.
Exemplo 194. N- (4-cloro-3-(piridin-2-ila)fenil)-4- ((3,5-dimetil-lH-pirazol-l-ila)metil)benzamida
70 mg de 4-(bromometil)-N-(4-cloro-3-(piridin-2- ila)fenil)benzamida foi acoplado a 50 mg de 3,5-dimetil-lH- pirazola via Procedimento P. A reação foi evaporada para secagem e purificada por HPLC de fase reversa para produzir W- (4-cloro-3-(piridin-2-ila)fenil)-4-((3,5-dimetil-lfl- pirazol-l-ila)metil)benzamida. MS (Ql) 417,3 (M)+.
Exemplo 195. 4-((lH-pirazol-l-ila)metil)-N- (4-cloro-3- (piridin-2-ila)fenil)benzamida
70 mg de 4-(bromometil)-N-(4-cloro-3-(piridin-2- ila)fenil)benzamida foi acoplado a 36 mg de ltf-pirazola via 5 Procedimento P. A reação foi evaporada para secagem e purificada por HPLC de fase reversa para produzir 4-((lH- pirazol-l-ila)metil)-N-(4-cloro-3-(piridin-2-ila)fenil) benzamida. MS (Ql) 389,3 (M)+.
Exemplo 196. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (metilsulfonilmetil)nicotinamida
1,2 g de ácido 6-metilnicotinico foi brominado via Procedimento N para dar ácido 6-(bromometil)nicotinico. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 87 mg de ácido 6-(bromometil)nicotinico via Procedimento E. 145 mg de 6-(bromometil)-N-(4-cloro-3-(piridin-2- ila)fenil)nicotinamida foi reagido via Procedimento 0 e purificado por HPLC de fase reversa para produzir IV-(4- cloro-3-(piridin-2-ila)fenil)-6-(metilsulfonilmetil) nicotinamida. MS (Ql) 402 (M)+.
Exemplo 197. N- (4-cloro-3-(piridin-2-ila)fenil)-4-(IV- hidroxicarbamimidoíla)benzamida
240 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 207 mg de ácido 4-cianobenzóico via Procedimento G. A 445 mg de N-(4-cloro-3-(piridin-2-ila)fenil)-4- cianobenzamida e 2,5 mL de DIPEA em 10 mL de EtOH foi adicionado 793 mg de Hidrocloreto de Hidroxilamina e aquecido a 60°C até a reação estar completa. O solvente foi subseqüentemente evaporado, extraído duas vezes com água em Acetato de Etila, secado sob Sulfato de Magnésio, filtrado e concentrado. O produto bruto foi purificado por HPLC de fase reversa para dar N-(4-cloro-3-(piridin-2-ila)fenil)-4- (IV-hidroxicabamimidoí la) benzamida puro. MS (Ql) 367,4 (M)+.
Exemplo 198. N- (4-cloro-3-(piridin-2-ila)fenil)-4-(N- metoxicarbamimidoíla)benzamida
100 mg de N-(4-cloro-3-(piridin-2-ila)fenil)-4-(N- hidroxicarbamimidoila)benzamida foi resfriada a 0°C em 1.5 5 mL de Dioxano. 5 mL de NaOH 2N foi lentamente adicionado seguido por adição gota a gota de 33 μL de dimetilsulfato. O banho de gelo foi removido e a reação foi agitada a temperatura ambiente por 1 hora. A reação foi subsequentemente evaporada e extraída com água duas vezes 10 em Acetato de Etila, secada sob Sulfato de Magnésio, filtrada e concentrada para produzir N-(4-cloro-3-(piridin- 2-ila)fenil)-4-(N~metoxicarbamimidoila)benzamida puro. MS (Ql) 381 (M)+.
Exemplo 199. N- (4-cloro-3-(4-hidroximetil)piridin-2- ila)fenil)-2-metil-6-(trifluorometil)nicotonamida

75 mL de brometo 4-(metilpiridin-2-ila)zinco(II) foi reagido com 4 g de l-cloro-2-iodo-4-nitrobenzeno via Procedimento B. A 300 mg de 2-(2-cloro-5-nitrofenil)-4- metilpiridina em 1,5 mL de Ácido Sulfúrico foi lentamente adicionado 362 mg de Óxido de Cromo (III) e a reação foi agitada por várias horas a temperatura ambiente até completar. Água gelada foi adicionada para diluir a reação e a camada aquosa foi extraída 3 vezes com Acetato de Etila. As camadas orgânicas foram combinadas, secadas sob Sulfato de Magnésio, filtrada e concentrada para dar ácido 2-2(cloro-5-nitrofenil)isonicotínico. 300 mg de ácido 2- 2(cloro-5-nitrofenil)isonicotínico foi esterificado com 750 μL de HC1 4N em Dioxano em 10 mL de MeOH a 55°C por 16 horas. A reação foi concentrada e sujeitada a trabalho básico, filtrada e concentrada para dar metil 2-(2-cloro~5- nitrofenil)isonicotinato. 259 mg de metil 2-(2-cloro-5- nitrofenil)isonicotinato foi tratado com 200 mg de Cloreto de Estanho (II) e 500 μL de HC1 em 10 mL de EtOH. Após completa, EtOH foi concentrado e a reação foi extraida com Acetato de Etila e água com TEA para diminuir as emulsões. A camada orgânica foi secada sob Sulfato de Magnésio, filtrada e concentrada para dar metil 2-(5-amino-2- clorofenil)isonicotinato bruto. 240 mg de metil metil 2-(5- amino-2-clorofenil)isonicotinato foi tratado com 204 μL de cloreto de 2-metil-6-(trifluorometil)nicotiníla via Procedimento D. A 100 mg de metil 2-(5-(2-metil-6- (trifluorometil)nicotinamida)fenil)isonicotinato a 0°C em 5 mL de EtOH foi lentamente adicionado 135 mg de Borohidreto de Sódio. A reação foi subseqüentemente refluxada por 1 hora até estar completa, extinguida com água e extraída com Acetato de Etila. A camada orgânica foi secada sob Sulfato de Magnésio, filtrada, concentrada e purificada por HPLC de fase reversa para dar N- (4-cloro-3-(4-hidroximetil)piridin- 5 2-ila)fenil)-2-metil-6-(trifluorometil)nicotonamida puro. MS (Ql) 422,1 (M)+.
Exemplo 200. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilamida)benzamida
300 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a ácido 4-nitrobenzóico via Procedimento G. A 540 15 mg de N-(4-cloro-3-(piridin-2-ila)fenil)-4-nitrobenzamida em 2,5 mL de HC1 em 10 mL de EtOH foi adicionado 1,3 g de Cloreto de Estanho (II) e agitado a 55°C. Após completa, a reação foi concentrada e extraída em Acetato de Etila em água com TEA para reduzir as emulsões. A camada organic foi secada sob Sulfato de Magnésio, filtrada e concentrada para dar 4-amino-W- (4-cloro-3-(piridin-2-ila)fenil) benzamida. 100 mg de 4-amino-N-(4-cloro-3-(piridin-2- ila)fenil)benzamida foi reagido com 30 μL de Cloreto de Metanosulfonila e 90 μL de DIPEA em 500 μL de DMC. A mistura de reação foi evaporada, sujeitada a condições de operação básica e purificada por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilamida)benzamida. MS (Ql) 402 (M)+.
Exemplo 201. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metiletilsulfonilamida)benzamida
151 mg de 4-amino-N-(4-cloro-3-(piridin-2-ila)fenil) benzamida foi reagido com 105 μL de cloreto de propano-2- sulfonila e 205 μL de DIPEA em 500 μL de DCM. A mistura de reação foi evaporada, sujeitada a condições de trabalho básico e purificada por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4-(metiletil sulfonilamida)benzamida. MS (Ql) 430 (M)+.
Exemplo 202. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)benzamida
1 g de metil 4-(bromometil)benzoato foi reagido via Procedimento 0. 2,77 g de metil 4- (metildulfonilmetil)benzoato foi hidrolisado via Procedimento M. 1 g de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 1,15 g de ácido 4-(metilsulfonilmetil)benzóico via Procedimento G. 0 produto bruto foi suj eitado a trabalho básico e recristalizado com a proporção 1:1 de 10 Isopropilacetato e Éter para produzir N-(4-cloro-3- (piridin-2-ila)fenil)-4-(metilsulfonilmetil)benzamida. MS (Ql) 401 (M)+.
Exemplo 203. 4-(4-acetilpiperazin-l-ilasulfonil)-N-(4- 15 cloro-3-(piridin-2-ila)fenil)-4-benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 646 μL de 1-(piperazin-l-ila)etanona via Procedimento H. 75 mg de metil 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 125 mg de ácido 4-(4-acetilpiperazin-l-ila)benzóico via Procedimento G. e purificado por HPLC de fase reversa para produzir 4-(4-acetilpiperazin-l-ilasulfonil)-N-(4-cloro-3- (piridin-2-ila)fenil)-4-benzamida. MS (Ql) 499,4 (M) + .
Exemplo 204. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (4- (2-hidroxietil)piperazin-l-ilasulfonil)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 615 μL de 2-(piperazin-l-ila)etanol via Procedimento H. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 125 mg de ácido 4-(4-(3-hidroxipropil)piperazin-l- ilasulfonil) benzóico via Procedimento G e purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- ila)fenil)-4-(4-(2-hidroxietil)piperazin-l-ilasulfonil) benzamida. MS (Ql) 501,3 (M)+.
Exemplo 205. N- (4-cloro-3-(piridin-2-ila) fenil)-4- (4- hidroxipiperidin-l-ilasulfonil)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 506 μL de piperidin-l-ola via Procedimento H. 75 mg de 4- 5 cloro-3-(piridin-2-ila)anilina foi acoplado a 114 mg de ácido 4-(4-(3-hidroxipiperidon-l-ilasulfonil)benzóico via Procedimento G e purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-4-(4-hidroxi piperidin-l-ilasulfonil)benzamida. MS (Ql) 472,3 (M)+.
Exemplo 206. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2,6-dimetilmorfolinosulfonil)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 616 μL de 2,6-dimetilmorfolina via Procedimento H. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 120 mg de ácido 4-(2,6-dimetilmorfolinosulfonil)benzóico via Procedimento G e purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4-(2,6-dimetil morfolinosulfonil)benzamida. MS (Ql) 486,3 (M)+.
Exemplo 207. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (3,5-dimetilpiperazin-l-ilasulfonil)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 570 mg de 2,6-dimetilpiperazina via Procedimento H. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 119 mg de ácido 4-(3,5-dimetilpiperazin-l-ilasulfonil)benzóico via Procedimento G e purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4-(3,5- dimetilpiperazin-l-ilasulfonil)benzamida. MS (Ql) 485,4 (M) + .
Exemplo 208. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (4- etil piperazin-l-ilasulfonil)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 570 mg de 1-etilpiperazina via Procedimento H. 75 mg de 4- 5 cloro-3-(piridin-2-ila)anilina foi acoplado a ácido 4-(4- etilpiperazin-l-ilasulfonil)benzóico via Procedimento G e purificado por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-4-(4-etilpiperazin-l-ila sulfonil)benzamida. MS (Ql) 485 (M)+.
Exemplo 209. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (piperazin-l-ilasulfonil)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 931 mg de terc-butil piperazina-l-carboxilato via Procedimento H. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 150 mg de ácido 4-(4-(terc- butoxicarbonil)piperazin-l-ilasulfonil)benzóico via Procedimento G. 0 produto bruto foi sujeitado a condições de operação básica, tratado com TFA para remover o grupo Boc e purificado por HPLC de fase reversa para produzir ΔZ- (4-cloro-3-(piridin-2-ila)fenil)-4-(piperazin-l- ilasulfonil) benzamida. MS (Ql) 457,1 (M)+.
Exemplo 210. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (N- (2,2,2-trifluoroetil)sulfamoila)benzamida
1 g de ácido 4-(clorosulfonil)benzóico foi reagido com 500 μL de 2,2,2-trifluoroetanamina via Procedimento H. 60 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 92 mg de ácido 4-(N-(2,2,2-trifluoroetil)sulfamoila)benzóico via Procedimento G e purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-4-(N- (2,2,2- trifluoroetil)sulfamoila)benzamida. MS (Ql) 470 (M)+.
Exemplo 211. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4- sulfamoilabenzamida
Uma solução de 813 mg de Nitrito de Sódio em 13 mL de água foi adicionada gota a gota a uma solução de 2 g de metil 4-amino-2-clorobenzeno em 5 mL de HC1 e 15 mL de AcOH a 0°C. A reação foi removida do banho de gelo e agitada a temperatura ambiente por 15 minutos. Simultaneamente uma solução de 460 mg de Dihidrato de Cloreto de Cobre II em 1 mL de água foi adicionado a uma solução saturada de gás dióxido de enxofre foi lentamente adicionada a solução inicial resfriada novamente contendo Nitiro de Sódio. A reação foi aquecida à temperatura ambiente e agitada até o gás não mais se expandir. A reação foi filtrada através de celite e despejada em um béquer de água gelada agitada até um sólido amarela-laranja se despedaçar. A solução de agia gelada foi filtrada através de um funil Buchner para coletar o precipitado metil 2-cloro-4- (clorosulfonil)benzoato e foi secado por 24 horas sob vácuo. 1 g de metil 2-cloro-4-(clorosulfonil)benzoato foi adicionado a uma solução de 2 mL de solução 2M de Amónia em MeOH e 970 μL de DIPEA em 5 mL de MeOH. Após completa a reação foi concentrada, extraida duas vezes com bicarbonato saturado, secada com Sulfato de Magnésio, filtrada e concentrada para dar metil 2-cloro-4-sulfamoilabenzoato. 777 mg de metil 2-cloro-4-sulfamoilabenzoato foi hidrolisado via Procedimento M para produzir ácido 2-cloro- 4-sulfamoilabenzóico bruto. 75 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado a 91 mg de ácido 2-cloro-4- sulfamoilabenzóico bruto via Procedimento G. 0 produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-sulfamoíla benzamida. MS (Ql) 422 (M)+.
Exemplo 212. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (piperidin-4-ilametil)benzamida
75 mg de 4-cloro-3-(piridin-2-ila) foi acoplado a 125 mg de ácido 4-((1-(terc-butoxicarbonil)piperidin-4- ila)metil)benzóico via Procedimento G. 0 produto bruto foi tratado com HC1 4N em Dioxano, evaporado e purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- ila)fenil)-4-(piperidin-4-ilametil)benzamida MS (Ql) 406,1 (M) + .
Exemplo 213. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonamida)benzamida
4,2 mg de 2-cloro-4-(metilsulfonamida)benzoato foi hidrolisado via Procedimento M. 1 g de 4-cloro-3-(piridin- 5 2-ila)anilina foi acoplado a 1,35 g de ácido e-cloro-4- (metilsulfonamido)benzóico via Procedimento G. 0 produto bruto foi purificado por HPLC de fase reversa para produzir 2-cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonamida)benzamida MS (Ql) 436,1 (M)+.
Exemplo 214. N- (4-cloro-3- (piridin-2-ila) fenil) -4-(1J7- imidazol-l-ila)benzamida
75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado a 78 mg de ácido 4-(1H-imidazol-l-ila)benzóico via Procedimento G. O produto bruto foi purificado por HPLC de fase reversa para produzir W-(4-cloro-3-(piridin-2- ila)fenil)-4-(lH-imidazol-l-ila)benzamida. MS (Ql) 375,3 (M)+.
Exemplo 215. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidroxi-2-metilpropilsulfonil)-benzamida
8g de metil 4-amino-2-clorobenzoato foi dissolvido em 16 mL de H2O e 8 mL de ácido hidroclórico concentrado e então resfriado a 0°C. Uma solução de 3,9 g de nitrito de sódio em 15 mL de H2O foi adicionada gota a gota por 30 minutos. A reação foi agitada a 0°C por uma hora adicional. A mistura de diazonatação fria foi adicionada a uma solução de 13,8 g de xantato de etil potássio em 10 mL de H2O a 50- 60°C. A reação foi aquecida a 65°C por 2 horas e monitirada por TLC até estar completa. A misutra foi resfriada a 25°C e extraída com acetato de etila. Os extratos orgânicos combinados foram lavados com salmoura, secado com (MgSO4) , e concentrada. Purificada por cromatografia de sílica gel (0-10% de acetato de etila/hexano) para fornecer metil 2- cloro-4-(etoxicarbonotioílatio)benzoato. Uma solução de 2,6 g de hidróxido de sódio em 20 mL de H2O foi adicionada a 5,9 g de metil 2-cloro-4-(etoxicarbonotioílatio)benzoato em 40 mL de EtOH. A mistura de reação foi aquecida a 70°C por 1 h. Após completa, a mistura foi resfriada a 25°C, e então acidificada para pH 3 por adição de HCl 10N. O sólido foi filtrado e lavado com H20 para dar ácido 2-cloro-4- mercaptobenzônico. 3,8 g de ácido 2-cloro-4- mercaptobenzônico em 40 mL de 5% de ácido sulfúrico-metanol foi refluxado sob atmosfera de nitrogênio por 3 horas. Após concentração da mistura de reação, 10 mL de H2O foi adicionado e a mistura resultante foi tornada alcalina com carbonato hidróxido de sódio, e extraída com acetato de etila. A camada orgânica foi lavada com salmoura, secada (MgSO4) e evaporada para produzir metil 2-cloro-4- mercaptobenzoato. 80 mg de óxido de isobutileno foi reagido com metil 2-cloro-4-mercaptobenzoato via Procedimento S para produzir metil 2-cloro-4-(2-hidróxi-2- metilpropiltio)benzoato. 190 mg de metil 2-cloro-4-(2- hidróxi-2-metilpropiltio)benzoato foi hidrolisado via Procedimento M para dar ácido 2-cloro-4-(2-hidróxi-2- metilpropiltio)benzóico. 160 mg de ácido 2-cloro-4-(2- hidróxi-2-metilpropiltio)benzóico foi reagido via Procedimento R para dar ácido 2~cloro-4-(2-hidróxi-2- metilpropilsulfonila)benzóico. 60 mg de 4-cloro-3-(piridin- 2-ila)anilina foi acoplado ao ácido 2-cloro-4-(2-hidróxi-2- metilpropilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir 2- cloro-27- (4-cloro-3- (piridin-2-ila) fenil) -4- (2-hidróxi-2- metilpropilsulfonil)-benzamida. MS (Ql) 479,1 (M)+.
Exemplo 216. (R)-2-cloro-AZ-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidróxi-2-feniletilsulfonila)benzamida.
150 mg de óxido (R) -estireno foi reagido com metil 2- cloro-4-mercaptobenzoato via Procedimento S para fornecer (R)-metil 2-cloro-4-(2-hidróxi-2-feniletiltio)benzoato. 190 mg de (R)-metil-2-cloro-4-(2-hidróxi-2-feniletiltio) benzoato foi hidrolisado via hidrolisado via Procedimento M par dar ácido (R)-2-cloro-4-(2-hidróxi-2- feniletiltio)benzóico. 170 mg de ácido (R)-2-cloro-4-(2- hidróxi-2-feniletiltio)benzóico foi reagido via Procedimento R para ácido (R)-2-cloro-4-(2-hidroxi-2“ feniletilsulfonila)benzóico. 60 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido (R)-2-cloro-4-(2-hidróxi- 2-feniletilsulfonila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir (R)- 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4-(2-hidróxi-2- feniletilsulfonila)benzamida. MS (Ql) 527,2 (M)+.
Exemplo 217. (S)-2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidróxi-2- feniletilsulfonila)benzamida
119 mg de óxido (S)-estireno foi reagido com metil 2- cloro-4-mercaptobenzoato via Procedimento S para fornecer (S)-metil 2-cloro-4-(2-hidróxi-2-feniletiltio)benzoato. 230 mg de (S)-metil-2-cloro-4-(2-hidróxi-2-feniletiltio) benzoato foi hidrolisado via hidrolisado via Procedimento M par dar ácido (S)-2-cloro-4-(2-hidróxi-2- feniletiltio)benzóico. 180 mg de ácido (S)-2-cloro-4-(2- hidróxi-2-feniletiltio)benzóico foi reagido via Procedimento R para ácido (S)-2-cloro-4-(2-hidróxi-2- feniletilsulfonila)benzóico. 60 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido (S)-2-cloro-4-(2-hidróxi- 2-feniletilsulfonila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir (S)- 2-cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-4-(2-hidróxi-2- feniletilsulfonila)benzamida. MS (Ql) 527,0 (M)+.
Exemplo 218. (R)-2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidróxifeniletilsulfonila)benzamida
140 mg de óxido (R)-propileno foi reagido com metil 2- cloro-4-mercaptobenzoato via Procedimento S para fornecer (R)-metil 2-cloro-4-(2-hidroxipropiltio)benzoato. 435 mg de (R)-metil-2-cloro-4-(2-hidroxipropiltio) benzoato foi hidrolisado via Procedimento M par dar ácido cloro-4-(2- hidroxipropiltio) benzóico. 403 mg de ácido (J?) -2-cloro-4- (2-hidroxipropiltio)benzóico foi reagido via Procedimento R para ácido (R)-2-cloro-4-(2-hidroxipropisulfonila)benzóico. 298 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido (R)-2-cloro-4-(2-hidroxipropilsulfonila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir (R)-2-cloro-N-(4-cloro-3-(piridin-2- ila) fenil)-4-(2-hidroxipropilsulfonila)benzamida. MS (Ql) 465,1 (M)+.
Exemplo 219. (S)-2-cloro-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidroxipropilsulfonila)benzamida
86 mg de óxido (S) -propileno foi reagido com metil 2- cloro-4-mercaptobenzoato via Procedimento S para fornecer (S)-metil 2-cloro-4-(2-hidroxipropiltio)benzoato. 275 mg de (S)-metil-2-cloro-4-(2-hidroxipropiltio) benzoato foi hidrolisado via Procedimento M par dar ácido (S)-2-cloro-4- (2-hidroxipropiltio)benzóico. 220 mg de ácido (S)-2-cloro- 4-(2-hidroxipropiltio)benzóico foi reagido via Procedimento R para dar ácido (S)-2-cloro-4-(2- hidroxipropilsulfonil)benzóico. 70 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ao ácido (S)-2-cloro-4- (2-hidroxipropilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir (S)-2-cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2-hidroxipropilsulfonila)benzamida. MS (Ql) 465,0 M)+.
Exemplo 220. (R)-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2-hidroxipropilsulfonila)benzamida
100 mg de óxido (R)-propileno foi reagido com metil 4- mercaptobenzoato via Procedimento S para fornecer (2?)-metil 4-(2-hidroxipropiltio)benzoato. 169 mg de (2?)-metil 4-(2- hidroxipropiltio)benzoato foi reagido via Procedimento R para dar (2?)-metil 4-(2-hidroxipropilsulfonila)benzoato. 17 9 mg de (2?) -metil-4-(2-hidroxipropilsulfonila) benzoato foi hidrolisado via Procedimento M para dar ácido (R)-4-(2- hidroxipropilsulfonila)benzóico. 45 mg de 4-cloro-3- (piridin-2-ila) foi acoplado ao ácido (R)-4-(2- hidroxipropilsulfonila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir (R)-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2- hidroxipropilsulfonila)benzamida MS (Ql) 431,2 M)+.
Exemplo 221. (S)-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2-hidroxipropilsulfonila)benzamida
150 mg de óxido (S)-propileno foi reagido com metil 4- mercaptobenzoato via Procedimento S para fornecer (S)-metil 4-(2-hidroxipropiltio)benzoato. 650 mg de (S)-metil 4-(2- hidroxipropiltio)benzoato foi reagido via Procedimento R para dar (S)-metil 4-(2-hidroxipropilsulfonila)benzoato. 350 mg de (S)-metil 4-(2-hidroxipropilsulfonila)benzoato foi hidrolisado via Procedimento M para dar ácido (S)-4-(2- hidroxipropilsulfonila)benzóico. 45 mg de 4-cloro-3- (piridin-2-ila) foi acoplado ao ácido (S)-4-(2- hidroxipropilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir (S)-N-(4-cloro-3-(piridin-2-ila)fenil)-4-(2- hidroxipropilsulfonila)benzamida. MS (Ql) 431,3 M)+.
Exemplo 222. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (piridin-3-ilametilsulfonila)benzamida
1 g de hidrobrometo de 3-(bromometil)piridina foi reagido com metil 4-mercaptobenzoato via Procedimento Q para fornecer metil 4-(piridin-3-ilametiltio)benzoato. 980 mg de metil 4-(piridin-3-ilametiltio)benzoato foi reagido via Procedimento R para dar metil 4-(piridin-3- ilametilsulfonila)benzoato. 760 mg de metil 4-(piridin-3- ilametilsulfonila)benzoato foi hidrolisado via Procedimento M para dar ácido 4-(piridin-3-ilametilsulfonila)benzóico. 60 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-(piridin-3-ilametilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4- (piridin-3-ilametilsulfonila)benzamida. MS (Ql) 464,1 M) + .
Exemplo 223. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (piridin-2-ilametilsulfonila)benzamida
1 g de hidrobrometo de 2-(bromometil)piridina foi reagido com metil 4-mercaptobenzoato via Procedimento Q para fornecer metil 4-(piridin-3-ilametiltio)benzoato. 500 mg de metil 4-(piridin-2-ilametiltio)benzoato foi reagido via Procedimento R para dar metil 4-(piridin-2" ilametilsulfonila)benzoato. 470 mg de metil 4-(piridin-2- ilametilsulfonila)benzoato foi hidrolisado via Procedimento M para dar ácido 4-(piridin-2-ilametilsulfonila)benzóico. 70 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-(piridin-2-ilametilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4- (piridin-2-ilametilsulfonila)benzamida. MS (Ql) 464,1 M)+.
Exemplo 224. 4-(2-amino-2-oxoetilsulfonila)-N-(4- cloro-3-(piridin-2-ila)fenil)benzamida
2,5 g de 2-bromoacetamida foi reagido com metil 4- mercaptobenzoato via Procedimento Q para fornecer metil 4- (2-amino-2-oxoetiltio)benzoato. 2,6 g de metil 4-(2-amino- 2-oxoetiltio)benzoato foi reagido via Procedimento R para dar metil 4-(2-amino-2-oxoetilsulfonila)benzoato. 1 g de metil 4-(2-amino-2-oxoetilsulfonila)benzoato foi hidrolisado via Procedimento M para dar ácido 4-(2-amino-2- oxoetilsulfonila)benzóico. 150 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 4-(-2-amino-2- oxoetilsulfonila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir 4-(2- amino-2-oxoetilsulfonila)-N- (4-cloro-3-(piridin-2-ila) fenil)benzamida. MS (Ql) 430,2 M)+.
Exemplo 225. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidroxipropilsulfonil)benzamida
2 g de 2-cloro-4-fluorobenzonitrila foi reagido com 1- mercapto-2-propanol via Procedimento Q para fornecer 2- cloro-4-(2-hidroxipropiltio)benzonitrila. 2,5 g de 2-cloro- 4-(2-hidroxipropiltio)benzonitrila foi reagido via Procedimento T para dar ácido 2-cloro-4-(2- hidroxipropiltio)benzóico. 2,1 g de ácido 2-cloro-4-(2- hidroxipropiltio)benzóico foi reagido via Procedimento R para dar ácido 2-cloro-4-(2- hidroxipropilsulfonila)benzóico. 70 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ao ácido 2-cloro-4-(2- hidroxipropilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir 2-cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-4- (2- hidroxipropilsulfonila)benzamida. MS (Ql) 465,2 M)+.
Exemplo 226. N-(4-cloro-3-(piridin-2-ila)fenil)-4-(2- hidroxipropilsulfonil)-2-metilbenzamida
2 g de 4-bromo-2-metilbenzonitrila foi reagido com 1- mercapto-2-propanol via Procedimento Q para fornecer 4-(2- hidroxipropiltio)-2-metilbenzonitrila. 950 mg de 4-(2- hidroxipropiltio)-2-metilbenzonitrila foi reagido via Procedimento T para dar ácido 4-(2-hidroxipropiltio)-2- metilbenzóico. 1,0 g de ácido 4-(2-hidroxipropiltio)-2- metilbenzóico foi reagido via Procedimento R para dar ácido 4-(2-hidroxipropilsulfonila)-2-metilbenzóico. 100 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-(2-hidroxipropilsulfonila)-2- metilbenzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3- (piridin-2-ila)fenil)-4-(2-hidroxipropilsulfonil)-2- metilbenzamida. MS (Ql) 445,3 M)+.
Exemplo 227. N- (4-cloro-3-(piridin-2-ila)fenil)-4-(2- hidroxietilsulfonil)benzamida
5 g de 4-fluorobenzonitrila foi usado no Procedimento Q com 2-mercaptoetanol para fornecer 4—(2 — hidroxietiltio)benzonitrila. 900 mg de 4-(2- hidroxietiltio)benzonitrila foi reagido via Procedimento T para dar ácido 4-(2-hidroxietiltio)benzóico. 1.0 g de ácido 4-(2-hidroxietiltio)benzóico foi reagido via Procedimento R para dar ácido 4-(2-hidroxietilsulfonila)benzóico. 80 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4- (2-hidroxietilsulfonila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4- (2- hidroxietilsulfonila)benzamida. MS (Ql) 417,0 M) + .
Exemplo 228. 4-(2-(lH-imidazol-l-ila)etilsulfonila)-N- (4-cloro-3-(piridin-2-ila)fenil)benzamida
4 g de 4-(2-hidroxietiltio)benzonitrila foi reagido via Procedimento R para produzir 4-(2- hidroxietilsulfonila)benzonitrila. 3.0 g de trifenilfosfina foi adicionado a uma solução de 2 g de 4-(2 - hidroxietilsulfonila)benzonitrila e 4.7 g de tetrabrometo de carbono em diclorometano a 0°C. A mistura de reação foi deixada para aquecer a temperatura ambiente e agitada por 1 hora. A mistura foi diluída com diclorometano, lavada com H2O3, secada (MgSO4) e evaporada. Purificada por cromatografia de silica gel (0-70% acetato de etila/hexano) para fornecer 4-(2-bromoetilsulfonila)benzonitrila. 250 mg de 4-(2-bromoetilsulfonila)benzonitrila foi usado no Procedimento P com imidazola para dar 4-(2-(lH-imidazol-l- ila)etilsulfonila)benzonitrila. 300 mg de 4-(2-(lH- imidazol-l-ila)etilsulfonila)benzonitrila foi reagido via Procedimento T para dar ácido 4-(2-(lü-imidazol-l- ila)etilsulfonila)benzóico. 60 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 4-(2-(IH-imidazol-l- ila)etilsulfonila)benzóico via Procedimento G. O produto foi purificado O produto foi purificado por HPLC de fase reversa para produzir 4-(2-(lH-imidazol-1- ila)etilsulfonila)-N- (4-cloro-3-(piridin-2-ila)fenil) benzamida. MS (Ql) 467,1 M)+.
Exemplo 229. 4-(2-(IH-pirazol-l-ila)etilsulfonila)-N- (4-cloro-3-(piridin-2-ila)fenil)benzamida
250 nig de 4-(2-bromoetilsulfonila)benzonitrila foi usado no Procedimento P com pirazola para produzir (2-(1H- 5 pirazol-l-ila)etilsulfonil)benzonitrila. 300 mg de 4-2- (IJf— pirazol-l-ila)etilsulfonil)benzonitrila foi reagido via Procedimento T para dar ácido 4-2-(127-pirazol-l- ila)etilsulfonil)benzóico. 75 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 4-2-(IH-pirazol-l- ila)etilsulfonil)benzóico via Procedimento G. O produto foi purificado 0 produto foi purificado por HPLC de fase reversa para produzir 4-(2-(lfl-pirazol-1- ila)etilsulfonila)-N- (4-cloro-3-(piridin-2-ila)fenil) benzamida. MS (Ql) 467,0 M)+.
Exemplo 230. N- (4-cloro-3-(piridin-2-ila)fenil)-4-(2- (4-metil-lH-imidazol-l-ila)etilsulfonila)benzamida
270 mg de 4-(2-bromoetilsulfonila)benzonitrila foi usado no Procedimento P com 4-metilimidazola para produzir 4-(2-(4-metil-lH-imidazol-l-ila)etilsulfonil)benzonitrila. 320 mg de 4-(2-(4-metil-lH-imidazol-l-ila)etilsulfonil) benzonitrila foi reagido via Procedimento T para dar ácido 4-(2-(4-metil-ltf-imidazol-l-ila)etilsulfonil)benzóico. 70 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-(2-(4-metil-lH-imidazol-l-ila) etilsulfonil)benzóico via Procedimento G. 0 produto foi purificado 0 produto foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2-(4-metil-lH-imidazol-l-ila)etilsulfonila)benzamida. MS (Ql) 481,0 M) + .
Exemplo 231. N- (4-cloro-3-(piridin-2-ila)fenil)-4-(2- (3-metil-lH-l,2,4-triazol-l-ila)etilsulfonila)benzamida

A uma suspensão agitada de 10 g de tiosemicarbazida em 100 mL fr piridina foi lentamente adicionado 7,8 ml de cloreto de acetila a 0°C. A temperatura foi mantida através de adição (0°C 4 °C) . A mistura de reação foi permitida aquecer a temperatura ambiente e agitada por 16 horas. A evaporação deu 1-acetil tiosemicarbazida. A 1-acetil tiosemicarbazida bruta foi dissolvida em 70 mL de MeOH e 12 g de metóxido de sódio, e foi refluxada por 10 horas. O solvente foi removido e o resíduo foi dissolvido em H2O, então acidificado para pH 2 pela adição de HC1 IN. O sólido resultante foi filtrado e lavado com H20 para dar 3-metil- 1,2,4-triazola-5-tiol. 1 g de 3-metil-l,2,4-triazola-5-tiol foi adicionado a uma solução de 61 mg de nitrito de sódio em 3 ml de ácido nítrico e 6 mL de H20 a 0°C. A mistura de reação foi agitada por 1 hora a 0°C, e basificada com carbonato de sódio saturado e concentrado. O resíduo foi dissolvido com MeOH e filtrado. O filtrado foi evaporado para dar 3-metil-l,2,4-triazola. 230 mg de 4-(2- bromoetilsulfonil)benzonitrila foi usado no Procedimento P com 3-metil-l,2,4-triazola para produzir 4-(2-(3-metil-lH- 1,2,4-triazol-l-ila)etilsulfonil)benzonitrila. 310 mg de 4- (2- (3-metil-lJf-l, 2, 4-triazol-l-ila) etilsulfonil) benzonitrila foi reagido via Procedimento T para dar ácido 4- (2-(3-metil-lH-l,2,4-triazol-l-ila)etilsulfonil)benzóico. 60 mg de 40cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-(2-(3-metil-lH-l, 2, 4-triazol-l-ila) etilsulfonil)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-4-(2-(3-metil-lH-l, 2,4- triazol-l-ila)etilsulfonila)benzamida. MS (Ql) 482,1 M)+.
Exemplo 232 . N- (4-cloro-3-(piridin-2-ila)fenil)-4-(3- hidroxipropilsulfonila)benzamida
5 g de 4-fluorobenzonitrila foi usado no Procedimento Q com 3-mercapto-l-propanol para fornecer 4 - (3- hidroxipropiltio)benzonitrila. 1,8 g de 4—(3— hidroxipropiltio)benzonitrila foi reagido via Procedimento T para dar ácido 4-(3-hidroxipropiltio)benzóico. 1,2 g de ácido 4-(3-hidroxipropiltio)benzóico foi reagido via Procedimento R para dar ácido 4—(3— hidroxipropilsulfonil)benzóico. 50 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ao ácido 4—(3— hidroxipropilsulfonil)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4-(3- hidroxipropilsulfonila)benzamida. MS (Ql) 431,3 M)+.
Exemplo 233. N-(4-cloro-3-(piridin-2-ila)fenil)-4-(2- metoxietilsulfonila)benzamida

Uma mistura de 500 mg de metil 4-mercaptobenzoato, 1,6 g de carbonato de potássio, 1,2 g de 2-bromoetilmetiléter e 329 mg de iodeto de tetrabutilamônia em 10 mL de acetona foi refluxada por 16 horas. A mistura de reação foi diluida com acetato de etila, lavada com H2O e concentrada. Purificada por cromatografia de sílica gel (0-50% de acetato de etila/hexano) para produzir 4-(2- metoxietiltio)benzoato. 240 mg de 4-(2- metoxietiltio)benzoato foi reagido via Procedimento R para dar 4-(2-metoxietilsulfonila)benzoato. 120 mg de 4-(2- metoxietilsulfonila)benzoato foi hidrolizado via Procedimento M para produzir ácido 4-(2- metoxietilsulfonila)benzóico. 50 mg de 4-cloro-3-(piridin- 2-ila)anilina foi acoplado ao ácido 4-(2- metoxietilsulfonila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-4-(2-metoxietilsulfonila) benzamida. MS (Ql) 431,0 (M)+.
Exemplo 234. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (propilsulfonila)benzamida
1 g de 4-fluorobenzonitrila foi usado no Procedimento Q com 1-propanetiol para fornecer 4- 5 (propiltio)benzonitrila. 860 mg de 4-(propiltio) benzonitrila foi reagido via Procedimento T para dar ácido 4-(propiltio)benzóico. 700 mg do ácido 4- (propiltio)benzóico foi reagido via Procedimento R para dar ácido 4-(propilsulfonil)benzóico. 60 mg de 4-cloro-3- 10 (piridin-2-ila)anilina foi acoplado ao ácido 4- (propilsulfonil)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-4-(propilsulfonila) benzamida. MS (Ql) 415,0 (M) + .
Exemplo 235. 2-cloro-N- (4-cloro-3-(piridin-2- ila)fenil)-4-(2-hidroxietilsulfonila)benzamida
4 g de 2-cloro-4-fluorobenzonitrila foi usado no Procedimento Q com 2-mercaptoetanol para fornecer 2-cloro- 4-(2-hidroxietiltio)benzonitrila. 1 g de 2-cloro-4- (2- hidroxietiltio)benzonitrila foi reagido via Procedimento T para dar ácido 2-cloro-4-(2-hidroxietiltio)benzóico. 1 g de ácido 2-4-(2-hidroxietiltio)benzóico foi reagido via Procedimento R para dar ácido 2-cloro-4-(2- hidroxietilsulfonil)benzóico. 50 mg de 4-cloro-3-(piridin- 2-ila)anilina foi acoplado ao ácido 4-(2- hidroxietilsulfonil)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir 2- cloro-W-(4-cloro-3-(piridin-2-ila)fenil)-4-(2- hidroxietilsulfonila)benzamida. MS (Ql) 451,0 (M) + .
Exemplo 236. 2-cloro-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(3-hidroxipropilsulfonila)benzamida
4 g de 2-cloro-4-fluorobenzonitrila foi usado no Procedimento Q com mercapto-l-propanol para fornecer 2- cloro-4-(3-hidroxipropiltio)benzonitrila. 1 g de 2-cloro-4- (3-hidroxipropiltio)benzonitrila foi reagido via Procedimento T para dar ácido 2-cloro-4-(3- hidroxipropiltio)benzóico. 1, 2 g de ácido 2-cloro-4-(3- hidroxipropiltio)benzóico foi reagido via Procedimento R para produzir ácido 2-cloro-4-(3- hidroxipropilsulfonil)benzóico. 75 mg de 4-cloro-3- (piridín-2-ila)anilina foi acoplado ao ácido 2-cloro-4-(3- hidroxipropilsulfoníl)benzóíco via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir 2-cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-4-(3- hidroxipropilsulfonila)benzamida. MS (Ql) 465,0 (M)+.
Exemplo 237. 4-(alilsulfonil)-N- (4-cloro-3-(piridin-2- ila)fenil)benzamida
7,3 g de 4-(3-hidroxipropiltio)benzonitrila foi reagido via Procedimento R para produzir 4-(3- hidroxipropilsulfonil)benzonitrila. 1,9 g de NBS foi adicionado à solução de 2 g de 4-(3- hidroxipropilsulfonil)benzonitrila e 2,8 g de trifenilfosfina em 10 mL de diclorometano a 0°C. A mistura de reação foi agitada a ~5°C por 1 hora. A mistura foi diluída com diclorometano, lavada com H2O, secada (MgSO4) e evaporada. Purificada por cromatografia de sílica gel (10- 70% de acetato de etila/hexano) psra fornecer 4—(3— bromopropilsulfonil)benzonitrila. 300 mg de 4-(3- bromopropilsulfonil)benzonitrila foi reagido via Procedimento T para dar ácido 4-(alilsulfonil)benzóico. 40 mg de 4-cloro-3-(pitidin-2-ila)anilina foi acoplado ao ácido 4-(alilsulfonil)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir 4-(alilsulfonil)-N-(4-cloro-3-(piridin-2-ila) fenil)benzamida. MS (Ql) 413,2 (M)+.
Exemplo 238. 4-(alilsulfonil)-2-cloro-N-(4-cloro-3- (piridin-2-ila)fenil)benzamida
115 mg de NBS foi adicionado a uma solução de 200 mg de 2-cloro-N- (4-cloro-3-(piridin-2-ila)fenil-4- (3- hidroxipropilsulfonil)benzamida e 169 mg de trifenilfosfina em 3 mL de diclorometano a 0°C. A mistura de reação foi agitada a 0 ~ 5°C por 1 hora. A mistura foi diluida com diclorometano, lavada com H2O, secada (MgSO4) e evaporada. Purificada por placa TLC prep (60% de acetato de etila/hexano) para fornecer 4-(3-bromopropilsulfonil)-2- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)benzamida. 60 mg de 4-(3-bromopropilsulfonil)-2-cloro-N- (4-cloro-3-(piridin-2- ila) fenil)benzamida e 11 mg de carbonato de c'seio em 0.5 mL de DMF foram aquecidos a 100 °C em um reator de microondas vedado por 20 minutos. A mistura de reação foi evaporada, e o produto foi purificado por HPLC de fase reversa para produzir 4-(alilsulfonil)-2-cloro-ΔF(4-cloro- 3-(piridin-2-ila)fenil)benzamida. MS (Ql) 448,0 (M)+.
Exemplo 239. 2-cloro-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(3-morfolinopropilsulfonil)benzamida
120 mg de 4-(3-bromopropilsulfonil)-2-cloro-N-(4- cloro-3-(piridin-2-ila)fenil)benzamida foi usado no Procedimento P com morfolina para produzir 2-cloro-N- (4- cloro-3-(piridin-2-ila)fenil)-4-(3-morfolinopropilsulfonil) benzamida. MS (Ql) 534,0 (M) + .
Exemplo 240. 2-cloro-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-oxopirolidin-l-ila)benzamida
Uma mistura de 500 mg de 2-cloro-4-fluorobenzonitrila, 821 mg de 2-pirolidinona e 3 g de carbonato de césio em 5 mL de DMF foi aquecida a 100°C em um reator de microondas vedado por 15 minutos. A mistura de reação foi diluída com acetato de etila, lavada com H2O, secada (MgSO4) e evaporada. Purificada por cromatografia de sílica gel (20- 80% de acetato de etila/hexano) para fornecer 2-cloro-4-(2- oxopirolidin-l-ila)benzonitrila. 800 mg de 2-cloro-4-(2- oxopirolidin-l-ila)benzonitrila foi reagido via Procedimento T para dar ácido 2-cloro-4-(2-oxopirolidin-l- ila)benzóico. 80 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 2-cloro-4-(2-oxopirolidin-l-ila)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(2-oxopirolidin-l-ila)benzamida. MS (Ql) 426,2 (M)+.
Exemplo 241. N-(4-cloro-3-(piridin-2-ila)fenil)-4-(2- oxooxazolidin-3-ila)benzamida
Uma mistura de 1 g de metil 4-iodobenzoato, 399 mg de 2-oxozolidona, 1.1 g de carbonato de potássio, 34 mg de N,N'-dimetiletilenodiamina e 73 mg de iodeto de cobre em 10 mL de tolueno foi aquecida a 150°C em um reator de microondas vedado por 2 horas. A mistura de reação foi diluída com acetato de etila, lavada com H2O, secada (MgSCU) e evaporada. Purificada por cromatografia de sílica gel (20-70% de acetato de etila/hexano) para fornecer metil 4- (2-oxooxazolidin-3-ila)benzoato. 530 mg de metil 4-(2- oxooxazolidin-3-ila)benzoato foi hidrolisado via Procedimento M para dar ácido metil 4-(2-oxooxazolidin-3- ila)benzóico. 70 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-(2-oxooxazolidin-3-ila)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-4- (2-oxooxazolidin-3-ila)benzamida. MS (Ql) 394,2 (M)+.
Exemplo 242. N-(4-cloro-3-(piridin-2-ila)fenil)-4- -(etilsulfonil)-2-metilbenzamida
4 g de 4-bromo-2-metilbenzonitrila foi usado no Procedimento Q com etanotiol para fornecer 4-(etiltio)-2- metilbenzonitrila. 2 g de 4-(etiltio)-2-metilbenzonitrila foi reagido via Procedimento R para dar 4-(etilsulfonil)- 2-metilbenzonitrila. 2,5 g de 4-(etilsulfonil)-2- metilbenzonitrila foi reagido via Procedimento T para dar ácido 4-(etilsulfonil)-2-metilbenzóico. 75 mg de 4-cloro-3- (piridin-2-ila)anilina foi acoplado ao ácido 4- (etilsulfonil)-2-metilbenzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4- (etilsulfonil)-2-metilbenzamida. MS (Ql) 415,0 (M)+.
Exemplo 243. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(etilsulfonil)-2-metilbenzamida
4 g de 2-cloro-4-fluorobenzonitrila foi usado no Procedimento Q com etanotiol para fornecer 2-cloro-4- (etiltio)benzonitrila. 2 g de 2-cloro-4- (etiltio)benzonitrila foi reagido via Procedimento T para dar ácido 2-cloro-4-(etiltio)benzóico. 1,5 g de ácido 2- cloro-4-(etiltio)benzóico foi reagido via Procedimento R para dar produzir ácido 2-cloro-4-(etilsulfonil)benzóico. 75 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 2-cloro-4-(etilsulfonil)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir 2-cloro-W-(4-cloro-3-(piridin-2-ila)fenil)-4- (etilsulfonil)-2-metilbenzamida. MS (Ql) 435,1 (M)+.
Exemplo 244. 2-cloro-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(isopropilsulfonil)benzamida
4 g de 2-cloro-4-fluorobenzonitrila foi usado no Procedimento Q com 2-propanotiol para fornecer 2-cloro-4- (isopropiltio)benzonitrila. 1,6 g de 2-cloro-4- (etilpropiltio)benzonitrila foi reagido via Procedimento T para dar ácido 2-cloro-4-(isopropiltio)benzóico. 1 g de ácido 2-cloro-4-(isopropiltio)benzóico foi reagido via Procedimento R para dar ácido 2-cloro-4- (isopropilsulfonil)benzóico. 75 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 2-cloro-4- (isopropilsulfonil)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir 2- cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-4- (isopropilsulfonil)benzamida. MS (Ql) 449,1 (M)+.
Exemplo 245. N- (4-cloro-3-(piridin-2-ila)fenil) -4- (isopropilsulfonil)benzamida
2 g de 4-fluorobenzonitrila foi usado no Procedimento Q com 2-propanotiol para fornecer 4- (isopropiltio)benzonitrila. 900 mg de 4- (etilpropiltio)benzonitrila foi reagido via Procedimento T para dar ácido 4- (isopropiltio) benzóico. 730 mg de ácido 4-(isopropiltio)benzóico foi reagido via Procedimento R para dar ácido 4-(isopropilsulfonil)benzóico. 75 mg de 4- cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4- (isopropilsulfonil)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-4-(isopropilsulfonil) benzamida. MS (Ql) 415,0 (M)+.
Exemplo 246. N- (4-cloro-3- (piridin-2-ila) fenil) -4- (metilsulfonil)benzamida
Uma solução de 500 mg d 4-bromo-2-metilbenzonitrila e 268 mg de tiometóxido de sódio em 3 mL de DMF foi agitada por 1 hora. A misutra de reação foi diluída com acetato de etila, lavada com H2O, secada (MgSO4) e evaporada para fornecer 2-metil-4-(metiltio)benzonitrila. 400 mg de 2- metil-4-(metiltio)benzonitrila foi reagido via Procedimento T para dar ácido 2-metil-4-(metiltio)benzóico. 430 mg de ácido 2-metil-4-(metiltio)benzóico foi reagido via Procedimento R para produzir ácido 2-metil-4- (metilsulfonil)benzóico. 60 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 2-metil-4- (metilsulfonil)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir AZ- (4- cloro-3-(piridin-2-ila)fenil)-2-metil-4-(metilsulfonil) benzamida. MS (Ql) 401,0 (M)+.
Exemplo 247. N-(4-cloro-3-(piridin-2-ila) fenil)-6- (meti1sulfonil)nicotinamida
1 g de metil 6-cloronicotinato foi reagido via Procedimento 0 para produzir metil 6- (metilsulfonil)nicotinato. 1 g de metil 6- (metilsulfonil)nicotinato foi hidrolisado via Procedimento M para dar ácido 6-(metilsulfonil)nicotinico. 100 mg de 4- cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 6- (metilsulfonil)nicotinico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir N-(4- cloro-3-(piridin-2-ila)fenil)-6-(metilsulfonil) nicotinamida. MS (Ql) 388,1 (M)+.
Exemplo 248. N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil“4-fenilpirimidina-5-carboxamida
50 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 4-metil-2-fenil-5-pirimidina carboxílico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil-4-fenilpirimidina-5-carboxamida. MS (Ql) 401,1 (M)+.
Exemplo 249. N-(4-cloro-3-(piridin-2-ila)fenil)-1- (4- f luorofenil) -S-metil-Uf-pirazola-4-carboxamida
50 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 1-(4-fluorofenil)-5-metil-lH-pirazola-carboxilico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2- ila)fenil)-1-(4-fluorofenil)-5-metil-lH-pirazola-4- carboxamida. MS (Ql) 407,0 (M)+.
Exemplo 250. 6-cloro-N-(4-cloro-3-(piridin-2- ila)fenil) nicotinamida
Uma mistura de 450 mg de 4-cloro-3- (piridin-2-ila) , 427 mg de cloreto de 6-cloronicotinil e 1,9 g de OS-DIPEA 5 em 10 mL de diclorometano foi agitada em um agitador por 3 horas. A mistura de reação foi filtrada e lavada com diclorometano. O filtrado foi concentrado para produzir 6- cloro-W- (4-cloro-3-(piridin-2-ila)fenil)nicotinamida. MS (Ql) 344,2 (M)+.
Exemplo 251. N-(4-cloro-3-(piridin-2-ila)fenil)-6-(4- etilpiperazin-l-ila)nicotinamida
0 Procedimento F foi realizado usando 50 mg de 6- cloro-N- (4-cloro-3- (piridin-2-ila) fenil) nicotinamida e 93 μL de 1-etilpiperazina em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2- ila)fenil)-6-(4-etilpiperazin-l-ila)nicotinamida. MS (Ql) 422,0 (M) + .
Exemplo 252. N-(4-cloro-3-(piridin-2-ila)fenil)-6-(4- (2-hidroxietil)piperazin-l-ila)nicotinamida
O Procedimento F foi realizado usando 50 mg de 6- cloro-W- (4-cloro-3“(piridin-2-ila)fenil)nicotinamida e 90 μL de 1-(2-hidroxietil)piperazina em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4- cloro-3-(piridin-2-ila)fenil)-6-(4-(2-hidroxietil) piperazin-l-ila)nicotinamida. MS (Ql) 438,0 (M)+.
Exemplo 253. (R) -N- (4-cloro-3- (piridin-2-ila) fenil)-6- (2-hidroxipropilamino)nicotinamida
O Procedimento F foi realizado usando 50 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)nicotinamida e 57 μL de R-l-Amino-2-propanol em 0,5 mL de BuOH. Purificado 5 por HPLC de fase reversa para produzir (J?) -ΔZ- (4-cloro-3- (piridin-2-ila)fenil)-6-(2-hidroxipropilamino)nicotinamida. MS (Ql) 383,4 (M) + .
Exemplo 254. (S)-N-(4-cloro-3-(piridin-2-ila)fenil)-6- 10 (2-hidroxipropilamino)nicotinamida
O Procedimento F foi realizado usando 50 mg de 6- 15 cloro-N-(4-cloro-3-(piridin-2-ila)fenil)nicotinamida e 57 μL de S-l-Amino-2-propanol em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir (S)-N-(4-cloro-3- (piridin-2-ila)fenil)-6-(2-hidroxipropilamino)nicotinamida. MS (Ql) 383,4 (M)+.
Exemplo 255. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (2,6-dimetilmorfolina)nicotinamida
O Procedimento F foi realizado usando 50 mg de 6- cloro-N- (4-cloro-3-(piridin-2-ila)fenil)nicotinamida e 90 5 μL de 2,6-dimetilmorfolina em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir W-(4-cloro-3- (piridin-2-ila)fenil)-6-(2,6-dimetilmorfolina)nicotinamida. MS (Ql) 423,4 (M)+.
Exemplo 256. N-(4-cloro-3-(piridin-2-ila)fenil)-6-(4- hidroxipiperidin-l-ila)nicotinamida
O Procedimento F foi realizado usando 50 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)nicotinamida e 74 mg de 4-hidroxipiperidina em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3- (piridin-2- ila)fenil)-6-(4-hidroxipiperidin-l-ila)nicotinamida. MS (Ql) 409,3 (M) + .
Exemplo 257. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (3,5-dimetil-lH-pirazol-l-ila) nicotinamida
21 mg de hidreto de sódio foi adicionado a uma solução de 84 mg de 3,5-dimetilpirazola em 2 mL de DMF. A mistura de reação foi agitada por 10 minutos, e então adicionada a 100 mg de 6-cloro-N-(4-cloro-3-(piridin-2” ila)fenil)nicotinamida. A reação foi aquecida a 140°C por 16 horas. A mistura foi extinguida com MeOH e evaporada. 0 produto foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-6-(3,5-dimetil- ltf-pirazol-l-ila)nicotinamida. MS (Ql) 404,3 (M)+.
Exemplo 258. N- (4-cloro-3-(piridin-2-ila)fenil)-6-(3- oxopiperidin—1-ila)nicotinamida
O Procedimento F foi realizado usando 50 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)nicotinamida e 29 5 mg de piperazin-2-ona em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2- ila)fenil)-6-(3-oxopiperidin-l-ila)nicotinamida. MS (Ql) 408,3 (M)+.
Exemplo 259. N-(4-cloro-3-(piridin-2-ila)fenil)-4-(2- oxopiperazin-l-ila)benzamida
1,1 g de carbonato de potássio, 32 mg de N,N'-dimetiletilenodiamina e 70 mg de iodeto de cobre em 10 mL de tolueno foi aquecida a 150°C em um reator de mmicroondas vedado por 3 horas. A mistura de reação foi diluida com acetato de etila, lavada com H2) , secada (MgSO4) e evaporada. Purificada por cromatografia de silica gel (20-80% de acetato de etila/hexano) para fornecer terc- butil 4- (4- (metóxicarbonil)fenil)-3-oxopiperazina-l- carboxilato. 500 mg de terc-butil 4-(4-(metóxicarbonil)fenil)-3- oxopiperazina-l-carboxilato foi hidrolisado via Procedimento M para dar ácido 4-(4-(terc-butoxicarbonil-2- oxopiperazina-l-carboxilato)benzóico. 100 mg de 4-cloro-3- (piridin-2-ila) foi acoplado ao 4-(4-(terc-butoxicarbonil- 2-oxopiperazina-l-carboxilato)benzóico via Procedimento G. A mistura de reação foi diluida com acetato de etila, lavada com hidróxido de sódio 0.1 N e salmoura, secada (MgSO4) e evaporada para fornecer terc-butil 4-(4-(4-cloro- 3-(piridin-2-ila)fenilcarbamoila)fenil)-3-oxopiperazina-l- carboxilato. 300 mg de terc-butil 4-(4-(4-cloro-3-(piridin- 2-ila)fenilcarbamoila)fenil)-3-oxopiperazina-l-carboxilato bruto foi tratado com TFA (2 mL) contendo quantidades de indício de H2O por 1 hora. A mistura de reação foi evaporada e o produto bruto foi purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-4- (2-oxopiperazin-l-ila)benzamida. MS (Ql) 407,3 (M)+.
Exemplo 260. N-(4-cloro-3-(piridin-2-ila)fenil-4-(4- meti1-2-oxopiperazin-1-ila)benzamida
120 mg de N-(4-cloro-3-(piridin-2-ila)-4-(2- oxopiperazin-l-ila)benzamida foi dissolvido em 2 mL de DMF 5 e então tratado com 53 mg de paraformaldeido, 187 mg de triacetoxiborohidreto de sódio e 0,2 mL de AcOH. Após agitação por 16 horas, a mistura de reação foi evaporada e o produto bruto foi purificado por HPLC de fase reversa para produzir AT-(4-cloro-3-(piridin-2-ila) fenil-4-(4-metil- 10 2-oxopiperazin-l-ila)benzamida. MS (Ql) 421,3 (M) + .
Exemplo 261. 2-amino-A7-(4-cloro-3-(piridin-2- ila)fenil-4-(metilsulfonil)benzamida
2,2 mg de metil 4-(metilsulfonil)-2-nitrobenzoato foi reagido via Procedimento C para fornecer metil 2-amino-4- (metilsulfonil)benzoato. 500 mg de metil 2-amino-4- (metilsulfonil)benzoato foi hidrolisado via Procedimento M para dar ácido 2-amino-4-(metilsulfonil)benzóico. 100 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 2- amino-4-(metilsulfonil)benzóico via Procedimento G. 0 produto foi purificado por HPLC de fase reversa para produzir 2-amino-N-(4-cloro-3-(piridin-2-ila)fenil-4- (metilsulfonil)benzamida. MS (Ql) 402,0 (M)+.
Exemplo 262. 2-acetamido-W-(4-cloro-3-(piridin-2- ila)fenil-4-(metilsulfonil)benzamida
20 μL de cloreto de acetila foi adicionado a uma solução de 90 mg de 2-amino-N-(4-cloro-3-(piridin-2- ila)fenil-4-(metilsulfonil)benzamida em 2 mL de piridina a 0°C. A mistura de reação foi permitida aquecer à temperatura ambiente e agitada por 2 horas. A reação foi extinta com MeOH e evaporada. O produto foi purificado por HPLC de fase reversa para produzir 2-acetamido-AF (4-cloro- 3-(piridin-2-ila)fenil-4-(metilsulfonil)benzamida. MS (Ql) 444,0 (M)+.
Exemplo 263. N-(4-cloro-3-(piridin-2-ila) fenil-2-iodo- 4-(metilsulfonil)benzamida

600 mg de metil 2-amino-4-(metilsulfonil)benzoato foi adicionado a uma solução de 4 mL de H2O e 1 mL de ácido sulfúrico concentrado. A solução foir esfriada a 0°C e uma solução de 206 mg de nitrito de sódio em 1 mL de H2) foi adicionada lentamente. A mistrra de reação foi agitada por 2 horas e então a solução de 782 mg de iodeto de potássio em 2 mL de H2) foi adicionada gota a gota a 0°C. A reação foi permitida aquecer a temperatura ambiente e agitada por 5 horas. A mistura foi extraída com acetato de etila. Os extratos orgânicos foram lavados com Na2S2θ3 saturado, secado (MgSOí) e evaporado.. Purificado por cromatografia de sílica gel (5-50% de acetato de etila/hexano) para fornecer metil 2-iodo-4-(metilsulfonil)benzoato. 160 mg de metil 2- iodo-4-(metilsulfonil)benzoato foi hidrolisado via Procedimento M para dar ácido 2-iodo-4- (metilsulfonil)benzóico. 60 mg de 4-cloro-3-(piridin-2- ila)anilina foi acoplado ao ácido 2-iodo-4- (metilsulfonil)benzóico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir N- (4- cloro-3-(piridin-2-ila)fenil-2-iodo-4-(metilsulfonil) benzamida. MS (Ql) 513,0 (M)+.
Exemplo 264. N- (4-cloro-3-(piridin-2-ila)fenil)-6- ( (3S, 5J?) -3,5-dimetilpiperazin-l-ila) -2-metilnicotinamida
Quantidades estequiométricas (0,04 mol) de proplolato de metil e etil 3-aminocrotonato foram aquecidos a 140°C por 1 hora. 1 g de (2E,4Z)-metil-4-(1-aminoetilideno)-5- oxooct-2-enoato bruto em 4 mL de DMF foi aquecido a 230°C em um reator de microondas vedado por 40 min. A mistura de reação foi diluida com acetato de etila, lavada com H2O, secada (MgSCU) e evaporada para fornecer etil 6-hidróxi-2- metilnicotinato bruto. A mistura de 800 mg de etil 6- hidróxi-2-metilnicotinato bruto em 4 mL de oxicloreto de fósforo foi aquecida a 150°C em um reator de microondas verdado por 15 min. A misutra de reação foi despejada em gelo/agia, extraída com dietil éter. As camadas orgânicas combinadas foram secadas (MgSO4) e evaporadas. Purificada por cromatografia de sílica gel (0-20% de acetato de etila/hexano) para produzir etil 6-cloro-2-metilnicotinato. 400 mg de etil 6-cloro-2-metilnicotinato foi hidrolisado via Procedimento M para dar ácido 6-cloro-2- metilnicotínico. 300 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido β-cloro-2-metilnicotinico via Procedimento G. A mistura de reação foi diluída com acetato de etila, lavada com hidróxido de sódio O,1N e salmoura, secada (MgSO4) e evaporada para fornecer 6-cloro-AZ-(4- cloro-3-(piridin-2-ila)fenil-2-metilnicotinamida. O Procedimento F foi realizado usando 100 mg de 6-cloro-AZ-(4- cloro-3-(piridin-2-ila)fenil-2-metilnicotinamida e 128 mg de 2,6-dimetilpiperazina em 1 mL de BuOH. Purificado por HPLC de fase reversa para produzir AZ-(4-cloro-3-(piridin-2- ila) fenil) -6- ( (3S, 5B) -3,5-dimetilpiperazin-l-ila) -2- metilnicotinamida. MS (Ql) 463,3 (M)+.
Exemplo 265. (S)-AZ- (4-cloro-3- (piridin-2-ila) fenil) - 2-metil-6-(3-metilpiperazin-l-ila)nicotinamida
O Procedimento F foi realizado usando 100 mg de 6- cloro-AZ- (4-cloro-3- (piridin-2-ila) fenil) -2- metilnicotinamida e 112 mg de (S)-(-)-2-metilpiperazina em 1 mL de BuOH. Purificado por HPLC de fase reversa para produzir (S)-AZ-(4-cloro-3-(piridin-2-ila) fenil) - 2-metil-6- (3-metilpiperazin-l-ila)nicotinamida. MS (Ql) 422,3 (M)+.
Exemplo 266. (R)-AZ- (4-cloro-3- (piridin-2-ila) fenil) - 2-metil-6-(3-metilpiperazin-l-ila)nicotinamida
O Procedimento F foi realizado usando 100 mg de 6- cloro-AZ- (4-cloro-3- (piridin-2-ila) fenil) -2- metilnicotinamida e 112 mg de R-(+)-2-metilpiperazina em 1 mL de BuOH. Purificado por HPLC de fase reversa para 10 produzir (R) -AZ- (4-cloro-3- (piridin-2-ila) fenil) -2-metil-6- (3-metilpiperazin-l-ila)nicotinamida. MS (Ql) 422,3 (M)+.
Exemplo 267. N-(4-cloro-3-(piridin-2-ila) fenil)-2- metil-6-(3-metilpiperazin-l-ila)nicotinamida
O Procedimento F foi realizado usando 100 mg de 6- cloro-AZ- (4-cloro-3- (piridin-2-ila) fenil) -2- metilnicotinamida e 112 mg de 2-metilpiperazina em 1 mL de BuOH. Purificado por HPLC de fase reversa para produzir AZ- (4-cloro-3-(piridin-2-ila)fenil)-2-metil-6-(3- metilpiperazin-l-ila)nicotinamida. MS (Ql) 422,3 (M)+.
Exemplo 268. N- (4-cloro-3- (piridin-2-ila) fenil)-6- (4- (2-hidroxiacetila)piperazin-l-ila)-2-metilnicotinamida
100 mg de AZ-(4-cloro-3-(piridin-2-ila) fenil)-2-metil- 6-(piperazin-l-ila)nicotinamida foi acoplado ao ácido glicólico via Procedimento G. O produto foi purificado por HPLC de fase reversa para produzir AZ-(4-cloro-3-(piridin-2- ila)fenil)-6-(4-(2-hidroxiacetila)piperazin-l-ila)-2- metilnicotinamida. MS (Ql) 466,3 (M)+.
Exemplo 269. N-(4-cloro-3-(piridin-2-ila) fenil)-2- metil-6-(4-(metilsulfonil)piperazin-l-ila)nicotinamida
1,3 mL de cloreto de metanosulfonil foi lentamente adicionado a uma solução de 2 g de 1-Boc-piperazina e 1,3 mL de piridina em 6 mL de diclorometono a 0°C. A misutra de reação foi permitida aquecer à temperatura ambiente e agitada por 2 horas enquanto era monitorada por TLC. Após completa, a misutra foi diluída com diclorometano, lavada com H2) , secada (MgSO-a) e evaporada. Purificada por cromatografia de sílica gel (20-100% de acetato de etila/hexano) para fornecer terc-butil-4- (metilsulfonil)piperazina-l-carboxilato. 930 mg de terc- butil-4-(metilsulfonil)piperazina-l-carboxilato foi tratado com HCl 4N em dioxano por 2 horas. A mistura de reação foi evaporada para dar sal HCl de 1-(metilsulfonil)piperazina. Procedimento F foi realizado usando 50 mg de 6-cloro-N-(4- cloro-3-(piridin-2-ila)fenil)-2-metilnicotinamida, 69 mg de 1-(metilsulfonil) piperazina e DIPEA (1 eq) em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir W- (4-cloro-3-(piridin-2-ila)fenil)-2-metil-6-(4- (metilsulfonil)piperazin-l-ila)nicotinamida. MS (Ql) 486,3 (M)+.
Exemplo 270. N-(4-cloro-3-(piridin-2-ila) fenil)-2- metil-6-metil-β-tiomorfolinonicotinamida
Procedimento F foi realizado usando 90 mg de 6-cloro- N-(4-cloro-3-(piridin-2-ila)fenil)-2-metilnicotinamida e 78 μL de tiomorfolina em 1 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2- 10 ila)fenil)-2-metil-6-metil-6-tiomorfolinonicotinamida. MS (Ql) 425,3 (M)+.
Exemplo 271. N-(4-cloro-3-(piridin-2-ila)fenil)“2- metil-6-sulfonilmorfolinonicotinamida
100 mg de N-(cloro-3-(piridin-2-ila)fenil)-2-metil-β- tiomorfolinonicotinamida foi reagido via Procedimento R. 0 produto foi purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-2-metil-6- sulfonilmorfolinonicotinamida. MS (Ql) 457,3 (M) + .
Exemplo 272. N- (4-cloro-3-(piridin-2-ila)fenil) -2- metil-6-(2-pirolidin-l-ila)etilamino)-nicotinamida
O Procedimento F foi realizado usando 100 mg de 6- cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 70 μL de 1- (2-aminoetil)pirolidona em 1 mL de BuOH. Purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-2-metil-6-(2- pirolidin-l-ila)etilamino)nicotinamida. MS (Ql) 436,0 (M)+.
Exemplo 273. N-(4-cloro-3-(piridin-2-ila)fenil)-6-(2- dimetilamino)etil)(metil)amino)-2-metilnicotinamida
O Procedimento F foi realizado usando 60 mg de 6- cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 66 μL de N,N,N'-trimetiletilenodiamina em 0,5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-6-(2- dimetilamino)etil)(metil)amino)-2-metilnicotinamida MS (Ql) 424,0 (M) + .
Exemplo 274. N-(4-cloro-3-(piridin-2-ila)fenil)-2- metil-6-(3-oxopiperazin-l-ila)nicotinamida
O Procedimento F foi realizado usando 100 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 84 mg de piperazine-2-ona em 1 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-2-metil-β-(3-oxopiperazin- 1-ila)nicotinamida. MS (Ql) 422,3 (M) + .
Exemplo 275. N- (4-cloro-3-(piridin-2-ila)fenil)-2- me til-6-(3-metil-lH-l,2,4-triazol-l-ila)nicotinamida
Uma mistura de 57 mg de 3-metil-l, 2,4-triazol e 16 mg de hidreto de sódio em 2 mL de DMF foi agitada por 10 min. 80 mg de 6-cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida foi adicionado. A reação foi aquecida a 140°C por 16 horas. A mistura de reação foi extinta com MeOH e evaporada. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-2-metil-6-(3- metil-lH-1,2,4-triazol-l-ila)nicotinamida. MS (Ql) 405,3 (M) + .
Exemplo 276. N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil-6-(1H-1,2,4-triazol-l-ila)nicotinamida
Uma mistura de 41 mg de 1,2,4-triazol e 14 mg de hidreto de sódio em 2 mL de DMF foi agitada por 10 min. 70 5 mg de 6-cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida foi adicionado. A reação foi aquecida a 140°C por 6 horas. A mistura de reação foi extinta com MeOH e evaporada. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3- (piridin-2-ila) fenil) -2-metil-6- (IJf- 10 1,2,4-triazol-l-ila)nicotinamida. MS (Ql) 391,4 (M)+.
Exemplo 277. N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil-6-(IH-pirazol-l-ila)nicotinamida
Uma mistura de 52 mg de pirazola e 18 mg de hidreto de sódio em 2 mL de DMF foi agitada por 10 min. 90 mg de 6- cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida foi adicionado. A reação foi aquecida a 140°C por 5 horas. A mistura de reação foi extinta com MeOH e evaporada. Purificado por HPLC de fase reversa para produzir W- (4-cloro-3- (piridin-2-ila) fenil) -2-metil-6- (1H- pirazol-l-ila)nicotinamida. MS (Ql) 390,0 (M)+.
Exemplo 278. N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil-6-(piperazin-l-ila)nicotinamida
O Procedimento F foi realizado usando 80 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 209 mg de 1-Boc-piperazina em 1 mL de BuOH. A mistura de reação foi evaporada para fornecer terc- butil 4-(5-(4-cloro-3-(piridin-2-ila)fenilcarbamoila)-6- metilpiridin-2-ila)piperazina-l-carboxilato. 150 mg de terc-butil 4- (5- (4-cloro-3-(piridin-2-ila)fenilcarbamoila)- β-metilpiridin-2-ila)piperazina-l-carboxilato foi tratado com TFA (1 mL) contendo quantidades de indicio de H2O por 2 horas. A mistura de reação foi diluida com acetato de etila, lavada com hidróxido de sódio 0,1 N e salmoura, secada (MgSO4) e evaporada. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-2- metil-6-(piperazin-l-ila)nicotinamida. MS (Ql) 408,3 (M)+.
Exemplo 279. (R)-N-(4-cloro-3-(piridin-2-ila)fenil)-6- (2-hidroxipropilamino)-2-metilnicotinamida
O Procedimento F foi realizado usando 60 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 116 μL de R-(-)-1-amino-propanol em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir (R)-N- (4-cloro-3-(piridin-2-ila)fenil)-6-(2- hidroxipropilamino)-2-metilnicotinamida. MS (Ql) 397,4 (M) + .
Exemplo 280. (S)-N-(4-cloro-3-(piridin-2-ila)fenil)-6- (2-hidroxipropilamino)-2-metilnicotinamida
O Procedimento F foi realizado usando 60 mg de 6“ cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 116 μL de S-(+)-1-amino-propanol em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir (S)-W-(4-cloro-3-(piridin-2-ila)fenil)-6-(2- hidroxipropilamino)-2-metilnicotinamida. MS (Ql) 397,4 (M) + .
Exemplo 281. 6-(2-(ltt-imidazol-4-(4-cloro-3-(piridin- 2-ila)fenil)-2-metilnicotinamida
O Procedimento F foi realizado usando 60 mg de 6- cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 93 mg de histamina em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir 6-(2-(lH- imidazol-4-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida. MS (Ql) 433,0 (M)+.
Exemplo 282. 6-(4-acetilpiperazin-l-ila)-N-(4-cloro-3- (piridin-2-ila)fenil)-2-metilnicotinamida
O Procedimento F foi realizado usando 55 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2-etilnicotinamida e 99 mg de 1-acetilpiperazina em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir 6-(4- acetilpiperazin-l-ila)-N- (4-cloro-3-(piridin-2-ila)fenil)- 2-metilnicotinamida. MS (Ql) 450,4 (M)+.
Exemplo 283. N- (4-cloro-3-(piridin-2-ila)fenil)-6- (2,6-dimetilmorfolino)-2-metilnicotinamida
O Procedimento F foi realizado usando 55 mg de 6cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 95 mg de 2,6-dimetilmorfolino em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N-(4-cloro-3-(piridin-2-ila)fenil)-6-(2,6- dimetilmorfolino)-2-metilnicotinamida. MS (Ql) 436,2 (M)+.
Exemplo 284. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (4- hidroxipiperidin-l-ila)-2-metilnicotinamida
O Procedimento F foi realizado usando 55 mg de 6- cloro-W- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 78 mg de 4-hidropiperidina em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-6-(4-hidroxipiperidin-l- ila)-2-metilnicotinamida. MS (Ql) 422,1 (M)+.
Exemplo 285. 6-(3-(lH-imidazol-l-ila)propilamino-N-(4- cloro-3-(piridin-2-ila)fenil)-2-metilnicotinamida
O Procedimento F foi realizado usando 55 mg de 6- cloro-N-(4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 92 μL de 1- (3-aminopropil)-imidazola em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir 6- (3- (lH-imidazol-l-ila) propilamino-ΔT- (4-cloro-3- (piridin-2-ila)fenil)-2-metilnicotinamida. MS (Ql) 446,1 (M)+.
Exemplo 286. N-(4-cloro-3-(piridin-2-ila)fenil)-6- (isobutilamino)-2-metilnicotinamida
O Procedimento F foi realizado usando 50 mg de 6- cloro-N- (4-cloro-3-(piridin-2-ila)fenil)-2- metilnicotinamida e 70 μL de isobutilamina em 0.5 mL de BuOH. Purificado por HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-6-(isobutilamino)-2- metilnicotinamida. MS (Ql) 395,4 (M)+.
Exemplo 287. 2-cloro-N1- (4-cloro-3-(piridin-2- ila) fenil) -N4,N4-dimetiltereftalamida
290 mg de hidrocloreto de dimetilamina foi acoplado a 1 g de ácido 4-(terc-butoxicarbonila)-3-clorobenzóico via Procedimento G. A mistura de reação foi diluida com acetato de etila, lavada com HC1 0,1 N, NaOH 0,1 N e salmoura, secada (MgSOJ e evaporada para fornecer terc-butil 2- cloro-4-(dimetilvcarbamoila)benzoato. 1,1 g de terc-butil 2-cloro-4-(dimetilcarbamoila)benzoato foi tratado com TFA (4 mL) contendo quantidade de indicio de H20 por 2 horas. A mistrua de reação foi evaporada, e então adicionado HC1 0,1 N. 0 sólido resultante foi filtrado e lavado com H2O para produzir ácido 2-cloro-4-(dimetilcarbamoila)benzóico. 100 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 2-cloro-4-(dimetilcarbamoila)benzóico via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir 2-cloro-N1-(4-cloro-3-(piridin-2- ila) fenil)-N4, N4-dimetiltereftalamida . MS (Ql) 414,1 (M)+.
Exemplo 288. N- (4-cloro-3-(piridin-2-ila)fenil)-6- (morfolino-4-carbonila)nicotinamida
63 mg de morfolina foi acoplado a 120 mg de ácido 5- (metoxicarbonil)piridina-2-carboxílico via Procedimento G. A mistura de reação foi diluída com acetato de etila, lavada com bicarbonato de sódio saturado e salmoura, secado (MgSO4) e evaporado para fornecer metil 6-(morfolino-4- carbonila)nicotinato. 180 mg de metil 6-(morfolino-4- carbonila)nicotinato foi hidrolisado via Procedimento M para dar ácido 6-(morfolino-4-carbonila)nicotinico. 100 mg de 4-cloro-3-(piridin-2-ila)anilina foi acoplado ao ácido 6-(morfolino-4-carbonila)nicotinico via Procedimento G. O produto foi purificado em HPLC de fase reversa para produzir N- (4-cloro-3-(piridin-2-ila)fenil)-6-(morfolino-4- carbonila)nicotinamida. MS (Ql) 423,4 (M)+.
Exemplo 289. N-(4-cloro-3-(piridin-2-ila)fenil)-3- hidróxi-4-(metilsulfonilmetil)benzamida

Ácido 3-hidróxi-4-metilbenzóico (6,86 g, 45,1 mmol) foi dissolvido em metanol (200 ml). HC1 4N em 1,4-dioxano (34 ml, 0,135 mmol de HC1) foi adicionado e a solução aquecida a 55°C por 18 horas. 0 solvente foi concentrado em um evaporador rotativo, e então particionado entre água e acetato de etila. A porção aquosa foi extraida com acetato de etila uma vez, e extratos de acetato de etila foram combinados e lavados com água uma vez, salmoura uma vez, secado com MgSO4 e evaporado para metil 3-hidróxi-4- metilbenzoato como um sólido marron claro bruto (6,66 g) que foi usado sem purificação. Metil 3-hidróxi-4- metilbenzoato (6,66 g, 40,1 mmol) foi dissolvido em diclorometano (200 ml), tratado com piridina (4,3 ml, 60,2 mmol), e resfriado em banho de água gelada. Cloreto de acetila (3,6 ml, 50,1 mmol) foi adicionado gota a gota. A solução foi permitida aquecer a temperatura ambiente, com agitação, por 18 horas. A solução foi lavada com HC1 aquoso 1 N duas vezes, uma vez com água, uma vez com salmoura, secada com MgSO4, e evaporada para metil 3-acetóxi-4- metilbenzoato como um óleo marron claro bruto (6,93 g) que foi usado sem purificação. Metil 3-acetóxi-4-metilbenzoato (6,38 g, 30,6 mmol) foi dissolvido em tetracloreto de carbono (130 ml) e tratado com peroxianidrido benzóico (200 mg, 0,83 mmol) e NBS (5,45 g, 30,6 mmol), então aquecido a 85°C por 3 horas. Após resfriamento à tempertatura ambiente, a solução foi filtrada atravésd de Celite 545 e evaporada para um sóldio amarelo bruto que foi purificado por cromatografia flash de silica gel (5% diclorometano/hexanos aumentando para 35% diclorometano/hexanos) para produzir metil 3-acetóxi-4- (bromometil)benzoato como um sólido branco (4.18 g) . Metil 3-acetóxi-4-(bromometil)benzoato (2,00 g, 6,97 mmol) foi usado no Porcedimento 0 para fornecer metil 3-acetóxi-4- (metilsulfonilmetil)benzoato como um sólido branco (1,67 g) que foi usado sem purificação. Metil 3-acetóxi-4- (metilsulfonilmetil)benzoato (1,67 g, 5,83 mmol) foi saponificado via Procedimento M para fornecer ácido 3- hidróxi-4-(metilsulfonilmetil)benzóico como um sólido branco (1,05 g) que foi usado sem purificação. Ácido 3- hidróxi-4-(metilsulfonilmetil)benzóico (860 mg, 3,74 mmol) foi dissolvido em 1,4-dioxano (25 ml) e tratado com cloreto de tionila (8 ml) e DMF (5 gotas), então aquecido a 50°C por 2 horas. A reação foi resfriada e evaporada para um óleo. O residue óleo foi dissolvido em diclorometano (40 ml), resfriado em um banho de água gelada, e tratado gota a gota com uma solução de 4-cloro-3-(piridin-2-ila)anilina (767 mg, 3,74 mmol) em diclorometano (30 ml). A reação foi agitada por 18 horas, deixada aquecer a temperatura ambiente. A reação foi diluida com diclorometano (40 ml) e agitada vigorosamente com água (50 ml) enquanto acidifica para pH 6 com ácido citrico 1M. A porção diclorometano foi separada, e bastante metanol foi adicionado para dissolver sólidos precipitados. A solução foi lavada uma vez com água, uma vez com salmoura, secada com MgSOo e evaporada para um sólido que foi triturado com diclorometano, filtrado, secado no ar para produzir 909 mg de produto bruto. Uma porção (20 mg) foi purificada em HPLC de fase reversa para produzir 16 mg de W-(4-cloro-3-(piridin-2- ila)fenil)-3-hidróxi-4-(metilsulfonilmetil) benzamida como um sólido branco. MS (Ql) 417 (M)+.
Exemplo 290. N- (4-cloro-3-(piridin-2-ila)fenil)-3- isobutóxi-4-(metilsulfonilmetil)benzamida
N- (4-cloro-3-(piridin-2-ila)fenil)-3-hidróxi-4- (metilsulfonilmetil) benzamida (50 mg, 0,12 mmol) foi tratado com l-bromo-2-metilpropano (26 μl, 0.24 mmol) via Procedimento U para produzir 19 mg de N~(cloro-3-(piridin- 2-ila)fenil-3"isobutóxi-4-(metilsulfonilmetil)benzamida. MS (Ql) 417 (M) + .
Exemplo 291. N- (4-cloro-3-(piridin-2-ila)fenil)-3- metóxi-4- (metilsulfonilmetil)benzamida
AZ- (4-cloro-3-(piridin-2-ila)fenil)-3-hidróxi-4- (metilsulfonilmetil) benzamida (50 mg, 0,12 mmol) foi tratado com iodometano (7,5 μl, 0.12 mmol) via Procedimento U para produzir 12 mg de AZ- (4-cloro-3-(piridin-2- ila)fenil)-3-metóxi-4-(metilsulfonilmetil)benzamida. MS (Ql) 431 (M)+.
Exemplo 292. N- (4-cloro-3-(piridin-2-ila)fenil)-3- etóxi-4-(metilsulfonilmetil)benzamida
AZ- (4-cloro-3- (piridin-2-ila) fenil) -3-hidroxi-4- (metilsulfonilmetil)benzamida (50 mg, 0,12 mmol) foi tratado com iodoetano (10 μl, 0.12 mmol) via Procedimento U para produzir 22 mg de AZ-(4-cloro-3-(piridin-2-ila) fenil) - 3-etóxi-4-(metilsulfonilmetil)benzamida. MS (Ql) 445 (M)+.
Exemplo 293. N- (4-cloro-3-(piridin-2-ila)fenil)-3-(2- (4-(metilsulfonil)piperazin-l-ila)etóxi)-4- (metilsulfonilmetil)benzamida
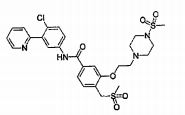
N-(4-cloro-3-(piridin-2-ila)fenil)-3-hidróxi-4- (metilsulfonilmetil) benzamida (1,00 g, 2,40 mmol) foi dissolvida em DMF (20 ml). Carbonato de césio (1,56 g, 4,8 mmol) e 1,2-dibromoetano (0,83 ml, 9,6 mmol) foram adicionados, e a reação foi agitada a 50°C por 18 horas. A reação foi extinta com água, basificada com 10% de NaOH aquoso, e extraida com acetato de etila duas vezes. Os extratos etila foram lavados com água uma vez, salmoura uma vez, secado com MgSO4, e evaporado para um óleo bruto que foi purificado por cromatografia (25% em acetato de etila) para produzir 490 mg de 3-(2-bromoetóxi)-N-(4-cloro-3- (piridin-2-ila)fenil-4-(metilsulfonilmetil)benzamida como um sólido amarelo. 3-(2-bromoetóxi)-N-(4-cloro-3-(piridin- 2-ila) fenil-4-(metilsulfonilmetil)benzamida (100 mg, 0,19 mmol) foi dissolvido em DMF (2,0 ml) e carbonato de potássio (32 mg, 0,23 mmol) e terc-butil piperazine-1- carboxilato (38 mg, 0,21 mmol) foram adicionados. A reação foi agitada por 18 horas a temperatura ambiente, extinta em água, e extraída com acetato de etila duas vezes. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSCU, e evaporado para um óleo bruto. O óleo foi dissolvido em diclorometano (1 ml) e tratado com ácido trifluoroacético (3 ml) por 1 hora. A reação foi evaporada para secura, e o sólido bruto foi purificado por HPLC de fase reversa para produzir 63 mg de N- (4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil)- 3-(2-(piperazin-l-ila)etóxi)benzamida como um sólido branco. N- (4-cloro-3-(piridin-2-ila)fenil) -4- (metilsulfonilmetil)-3-(2-(piperazin-l-ila)etóxi)benzamida (30 mg, 0,047 mmol) foi dissolvido em diclorometano (1,5 ml) e THF (1,0 ml). W-etil-W-isopropilpropano-2-amino (9 μl, 0,051 mmol) e cloreto metanosulfonil (4 μl, 0,051 mmol) foram adicionados e a reação agitada por 2 horas. Após a adição adicional de cloreto de metanosulfonil (4 μl, 0,051 mmol), a reação foi agitada por 2 horas e evaporada para um sólido bruto que foi purificada em HPLC de fase reversa para produzir 8 mg de N- (4-cloro-3-(piridin-2-ila)fenil)-3- (2-(4-(metilsulfonil)piperazin-l-ila)etóxi)-4- (metilsulfonilmetil)benzamida. MS (Ql) 607 (M)+.
Exemplo 294.ç N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)-3-(2-(3-oxopiperazin-l-ila)etóxi) benzamida
3-(2-bromoetóxi)-N-(4-cloro-3-(piridin-2-ila)fenil-4- (metilsulfonilmetil)benzamida (50 mg, 0,095 mmol) foi dissolvido em DMF (1,0 ml) e tratado com carbonato de potássio (18 mg, 0,13 mmol) e piperazin-2-ona (11 mg, 0,11 mmol) por 18 horas. A reação foi aquecida por 2,0 horas a 50°C, então carbonato de potássio adicional (18 mg, 0,13 mmol) e piperazin-2-ona (11 mg, 0,11 mmol) foram adicionados. Após 2 horas, a reação foi extinta em 5% de NaOH e extraída com acetato de etila duas vezes. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSO4, e purificado em HPLC de fase reversa para produzir 16 mg de N- (4-cloro-3- (piridin-2-ila)fenil)-4-(metilsulfonilmetil)-3-(2-(3- oxopiperazin-l-ila)etóxi) benzamida. MS (Ql) 558 (M)+.
Exemplo 295. 3- (2- (4-acetilpiperazin-l-ila) etóxi) - N- (4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil) benzamida
3-(2-bromoetóxi)-N-(4-cloro-3-(piridin-2-ila)fenil-4- (metilsulfonilmetil)benzamida (50 mg, 0,095 mmol) foi dissolvido em DMF (1,0 ml) e tratado com carbonato de potássio (18 mg, 0,13 mmol) e 1-(piperazin-l-ila)etanona (15 mg, 0,11 mmol) por 18 horas. A reação foi aquecida por 2,0 horas a 50°C, então carbonato de potássio adicional (18 mg, 0,13 mmol) e 1-(piperazin-l-ila) etanona (15 mg, 0,11 mmol) foram adicionados. Após 2 horas, a reação foi extinta em 5% de NaOH e extraida com acetato de etila duas vezes. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSOo e purificado em HPLC de fase reversa para produzir 18 mg de 3-(2-(4- acetilpiperazin-l-ila)etóxi)-N-(4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonilmetil) benzamida. MS (Ql) 543 (M) + .
Exemplo 296. N-(4-cloro-3-(piridin-2-ila)fenil)-3-(2- (2,6-dimetilmorfolino)etóxi)-4-(metilsulfonilmetil) benzamida
3-(2-bromoetóxi)-N-(4-cloro-3-(piridin-2-ila)fenil-4- (metilsulfonilmetil)benzamida (50 mg, 0,095 mmol) foi dissolvido em DMF (1,0 ml) e tratado com carbonato de potássio (18 mg, 0,13 mmol) e 2,6-dimetilmorfolina (14 μl, 0,11 mmol), agitada a temperatura ambiente por 18 horas, por 18 horas. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSO4/ e purificado em HPLC de fase reversa para produzir 20 mg de N- (4-cloro-3-(piridin-2-ila)fenil)-3-(2-(2,6- dimetilmorfolino)etóxi)-4-(metilsulfonilmetil) benzamida. MS (Ql) 571 (M)+.
Exemplo 297. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)-3-(2-(morfolinoetóxi)benzamida
3-(2-bromoetóxi)-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)benzamida (50 mg, 0,095 mmol) foi dissolvido em acetonitrila (1,0 ml) e DMF (1,0 ml), tratado com carbonato de potássio (16 mg, 0,12 mmol) e morfolina (10 μl, 0,11 mmol), e agitada por 18 horas a temperatura ambiente. A reação foi extinta em água e extraída com acetato de etila duas vezes. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSO*, e evaporado para um óleo que foi purificado em HPLC de fase reversa para produzir 30 mg de N-(4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil)- 3-(2-(morfolinoetóxi)benzamida. MS (Ql) 530 (M)+.
Exemplo 298. N-(4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)-3-(2-(piperidin-l-ila)etóxi)benzamida
3-(2-bromoetóxi)-N-(4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)benzamida (50 mg, 0,095 mmol) foi dissolvido em diclorometano (1,0 ml), tratado com trietilamina (20 μl, 0,15 mmol) e piperidina (11 μl, 0,11 mmol), e agitada por 2 horas a temperatura ambiente. Acetonitrila (0,25 ml) e N-etil-N-isopropilpropan-2-amina (25 μl, 0,19 mmol) foram adicionados, e a reação foi agitada por 45 horas adicionais. A reação foi extinta em água e extraída com diclorometano duas vezes. Os extratos diclorometano foram lavados com água uma vez, salmoura uma vez, secado com MgSO4, e evaporado para um sólido que foi purificado por HPLC de fase reversa para produzir 17 mg de N- (4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil)- 3-(2-(piperidin-l-ila)etóxi)benzamida. MS (Ql) 528 (M)+.
Exemplo 299. N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)-3-(2-(pirolidin-l-ila)etóxi)benzamida.
3-(2-bromoetóxi)-N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)benzamida (40 mg, 0,076 mmol) foi dissolvido em acetonitrila (1,0 ml) e DMF (1,0 ml), tratado com carbonato de potássio (16 mg, 0,12 mmol) e pirolidina (7 μl, 0,084 mmol), e agitada por 18 horas a temperatura ambiente. A reação foi extinta em água e extraída com acetato de etila duas vezes. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSO4, e evaporado para um óleo que foi purificado por HPLC de fase reversa para produzir 30 mg de N-(4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil)- 3-(2-(pirolidin-l-ila)etóxi)benzamida. MS (Ql) 514 (M)+.
Exemplo 300. 3-amino-ΔZ-(4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonilmetil)benzamida
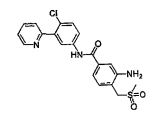
Ácido 4-(bromometil)-3-nitrobenzóico (2,00 g, 7,69 mmol) foi dissolvido em metanol (20 ml) e tratado com 1 gota de ácido sulfúrico concentrado, então agitado 72 horas a temperatura ambiente. Umas 3 gotas adicionais de ácido sulfúrico concentrado foram adicionadas, e a reação agitada a 50°C por 24 horas. O solvente foi concentrado em um evaporador giratório, diluído com acetato de etila, e lavado com água duas vezes, NaHCCb saturado uma vez, água uma vez, salmoura uma vez, secado com MgSO4, e evaporado para 1,82 g de um óleo amarelo, metil 4-(bromometil)-3- nitrobenzoato e usado sem purificação. Metil 4- (bromometil)-3-nitrobenzoato (1,82 g, 6,64 mmol) foi usado no Procedimento O para fornecer 1,66 g de metil 4- (metilsulfonilmetil)-3-nitrobenzoato como um sólido que foi usado sem purificação. Metil 4-(metilsulfonilmetil)-3- nitrobenzoato (1,66 g, 6,07 mmol) foi saponificado via Procedimento M para fornecer 1,21 g de ácido 4- (metilsulfonilmetil)-3-nitrobenzóico como um sólido laranja, que foi usado sem purificação. Ácido 4- (metilsulfonilmetil)-3-nitrobenzóico (639 mg, 2,46 mmol) foi dissolvido em 1,4-dioxano (15 ml), tratado com cloreto de tionila (1,0 ml) e DMF (1 gota), e agitada a temperatura ambiente por 18 horas, então a 50°C por 8 horas, então a temperatura ambiente por 18 horas. Após um adicional de 4,0 horas a 50°C, os solventes e cloreto de tionila em excesso foram removidos via evaporador giratório, e o residue foi dissolvido em diclorometano (25,0 ml) e tratado com N-etil- N-isopropilpropan-2-amino (1,7 ml, 9,8 mmol) e 4-cloro-3- (piridin-2-ila)anilina (503 mg, 2,46 mmol) e agitado por 20 minutos a temperatura ambiente, em cujo tempo precipita um sólido. Água foi adicionada, e a mistura foi filtrada e o ar secado, para fornecer 797 mg de N-(4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonilmetil)-3-nitrobenzamida como um sólido marron claro-amarelo. N- (4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonilmetil)-3-nitrobenzamida (786 mg, 1,76 mmol) foi dissolvido em etanol (74 ml) e HCl concentrado (12 ml) . Dihidrato de cloreto de estanho (II) (1,31 g, 5,82 mmol) foi adicionado e a reação foi aquecida a 55°C por 2,5 horas. A reação foi resfriada em bano de gelo e trietilamina (10 ml) foi adicionado para basificar a solução. A reação foi evaporada para um sólido amarelo que foi transformado em pasta fluida em acetato de etila. A pasta fluida foi filtrada através de Celite 545, e as substâncias liquidas de origem foram lavadas com água duas vezez, salmoura uma vez, secadas com MgSOé e evaporada para por HPLC de fase reversa para produzir 13 mg de 3-amino-À7- (4-cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil) benzamida. MS (Ql) 416 (M)+.
Exemplo 301. 3-acetamido-N- (4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonilmetil)benzamida
3-amino-W- (4-cloro-3-(piridin-2-ila)fenil-4- (metilsulfonilmetil)benzamida (30 mg, 0.072 mmol) foi reagido com cloreto de acetila (5,6 μl, 0.079 mol) via Procedimento V para fornecer 19 mg de 3-acetamido-W-(4- cloro-3-(piridin-2-ila)-4-(metilsulfonilmetil)benzamida como um sólido branco. MS (Ql) 458 (M)+.
Exemplo 302. N-(5-(4-cloro-3-(piridin-2- ila)fenilcarbamoila-2-(metilsulfonilmetil)fenil)-2-metil-6- (trifluorometil)nicotinamida
3-Amino-N- (4-cloro-3-(piridin-2-ila)fenil-4- (metilsulfonilmetil)benzamida (30 mg, 0.072 mmol) foi 5 reagido com cloreto de 2-metil-6- (trifluorometil)nicotinoila (19 mg, 0.079 mmol) via Procedimento V para fornecer 16 mg de Δ7- (5- (4-cloro-3- (piridin-2-ila)fenilcarbamoila-2-(metilsulfonilmetil) fenil)-2-metil-6-(trifluorometil)nicotinamida como urn 10 sólido branco. MS (Ql) 603 (M)+.
Exemplo 303 . 3-Benzamido--W- (4-cloro-3- (piridin-2-ila) - 4-(metilsulfonilmetil)benzamida
3-Amino-N- (4-cloro-3- (piridin-2-ila) fenil-4- (metilsulfonilmetil)benzamida (30 mg, 0.072 mmol) foi reagido com cloreto de benzoila (9 μl, 0.079 mmol) via Procedimento V para fornecer 17 mg de 3-benzamido-N-(4- cloro-3-(piridin-2-ila)fenil)-4-(metilsulfonilmetil) benzamida como um sólido branco. MS (Ql) 520 (M)+.
Exemplo 304. N-(4-cloro-3-(piridin-2-ila) fenil)-4- (metilsulfonilmetil)-3-(2-(pirolidin-l-ila)acetamido) benzamida
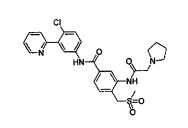
3-Amino-N- (4-cloro-3- (piridin-2-ila) fenil-4- (metilsulfonilmetil)benzamida (100 mg, 0.24 mmol) foi dissolvido em 1,4-dioxano (5,0 ml), tratado com trietilamina (274 μl, 1,97 mmol) e brometo de 2-bromoacetil (121 μl, 1,39 mmol). A reação foi aquecida para refluxo por 10 minutos, e agitada a temperatura por 18 horas. A reação foi extinta com água, e extraída duas vezes com acetato de etila. Os extratos de acetato de etila foram filtrados, lavados com água uma vez, salmoura uma vez, secado com MgSO4, evaporado para 158 mg de óleo marrom bruto, 3- (2- bromoacetamido)-N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil) benzamida, que foi usado sem adicional purificação. 3-(2-bromoacetamido)-W-(4-cloro-3-(piridin-2- ila)fenil)-4-(metilsulfonil-metil)benzamida bruto (158 mg) foi dissolvido em DMF, tratado com N-etil-N'- isopropilpropan-2-amina (61 μL, 0.35 mmol) e pirolidina (27 μl, 0.32 mmol), e agitada a temperatura ambiente por 18 horas. A reação foi extinta com água e extraida com acetato de etila duas vezes. Os extratos de acetato de etila foram lavados com água uma vez, salmoura uma vez, secado com MgSO4, evaporada para um sólido marrom claro que foi purificado por HPLC de fase reversa para fornecer 27 mg de 17 mg de N- (4-cloro-3-(piridin-2-ila)fenil)-4- (metilsulfonilmetil)-3-(2-(pirolidin-l-ila) acetamido)benzamida como um pó branco. MS (Ql) 527 (M)+.
Exemplo 305. 4-(AZ-(3-(lH-Imidazol-4-ila) propil) carbamimidoíla) -AZ- (4-cloro-3- (piridin-2-ila) fenil) benzamida

4-Cloro-3-(piridin-2-ila)anilina (687 mg, 3,36 mol) foi dissolvido em diclorometano (8,0 ml) e THF (8,0 ml), tratado com piridina (0.33 ml, 4,0 mmol), e resfriada a 0°C. Cloreto de 4-cianobenzoila (612 mg, 3,7 mmol) foi adicionado e a reação foi agitada por 1,0 horas. A reação foi diluida com diclorometano e metanol foi adicionado para dissolver todos os sólidos. A solução foi lavada com água uma vez, salmoura uma vez, secada com MgSO4, e evaporada para um sólido laranja que foi purificado por cromatografia de coluna flash de silica gel (50% de acetato de etila/50% de hexanos) para fornecer 908 mg de N-(4-cloro-3-(piridin- 2-ila)fenil)-4-cianobenzamida como um sólido amarelo. 7V-(4- Cloro-3-(piridin-2-ila)fenil)-4-cianobenzamida (500 mg, 1,5 mmol) foi transformado em pasta em etanol (75 ml) e aquecido até adequadamente dissolvido. A solução foi resfriada em um banho de gelo, e saturada com gás HCl. A solução foi aquecida brevemente a 70°C para dissolver os sólidos precipitados, resfriada em um banho de gelo, e re- saturada com gás HCl. A solução foi então armazenada a 0°C por 18 horas. A solução foi saturada novamente com gás HCl, aquecida a 70°C até a dissolução de todos os sólidos, resfriada a 0°C, re-saturada com gás HCl, e armazenada a 0°C por 18 horas. Finalmente, gás nitrogênio foi borbulhado através da solução por 1,0 horas, e armazenada a 0°C por 18 horas. Finalmente gás nitrogênio foi borbulhado através da solução por 1,0 hora, e a solução foi evaporada para secagem. O residuo foi dissolvido em metanol, tratado com MP-carbonato (2,57 g) e agitada 30 minutos. A solução foi filtrada para fornecer uma solução metanólica, neutra de etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato, que foi diluída com bastante metanol para fazer uma solução 0,075 M. Etil 4-(4-cloro-3-(piridin-2- ila)fenilcarbamoila)benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0.15 mmol) foi tratada com 3-(lH-imidazol- 4-ila)propan-l-amina (27 μl, 0,23 mmol) via Procedimento W para fornecer 83 mg de 4-(N- (3- (lH-imidazol-4-ila)propil) carbamimidoíla) -AI- (4-cloro-3- (piridin-2-ila) fenil) benzamida MS (Ql) 459 (M)+.
Exemplo 306. N- (4-Cloro-3-(piridin-2-ila)fenil)-4-(N- (2-(pirolidin-2-ila)etil)carbamimidoila)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de etanol 0,075 M, 0,15 mmol) foi tratado com 2-(pirolidin-2-ila)etanamina (28 μl, 0,23 mol) via Procedimento W para fornecer 90 mg de N-(4- Cloro-3-(piridin-2-ila)fenil)-4-(N- (2-(pirolidin-2- ila)etil)carbamimidoila)benzamida. MS (Ql) 448 (M)+.
Exemplo 307. N- (4-Cloro-3-(piridin-2-ila)fenil)-4-(N- ((tetrahidrofuran-2-metil)carbamimidoila)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de etanol 0,075 M, 0,15 mmol) foi tratado com tetrahidrofuran-2-ila)metanamina (23 μl, 0,23 mol) via Procedimento W para fornecer 76 mg de N- (4-Cloro-3- (piridin-2-ila)fenil)-4-(AZ- ((tetrahidrofuran-2- metil)carbamimidoila)benzamida. MS (Ql) 435 (M)+.
Exemplo 308. 4-AZ- (2-(lH-Imidazol-4-ila)etil) carbamimidoila) -AT- (4-cloro-3- (piridin-2-ila) fenil) benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com 2-(lH-imidazol-4-ila)metanamina (25 μl, 0,23 mmol) via Procedimento W para fornecer 90 mg de 4- AZ- (2-(lH-imidazol-4-ila) etil) carbamimidoila) -AZ- (4-cloro-3- (piridin-2-ila)fenil) benzamida. MS (Ql) 445 (M)+.
Exemplo 309. N- (4-cloro-3- (piridin-2-ila) fenil)-4-(AZ- (2,2,2-trifluoroetil)carbamimidoila)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 5 mmol) foi tratado com 2,2,2-trifluoroetanamina (18 μl, 0,23 mmol) via Procedimento W para fornecer 56 mg de i\Z“(4-cloro- 3-(piridin-2-ila)fenil)-4-(N- (2,2,2-trifluoroetil) carbamimidoila)benzamida. MS (Ql) 445 (M)+.
Exemplo 310. N- (4-Cloro-3-(piridin-2-ila)fenil)-4- ((2, 6-dimetilmorfolino)(imino)metil)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com 2,6-dimetilmorfolina (28 μl, 0,23 mmol) via Procedimento W para fornecer 74 mg de N-(4-Cloro- 3-(piridin-2-ila)fenil)-4-((2,6-dimetilmorfolino)(imino) metil)benzamida. MS (Ql) 449 (M) + .
Exemplo 311. N- (4-Cloro-3-(piridin-2-ila)fenil)-4-(N- (3-metoxipropil)carbamimidoila)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com 3-metoxipropan-l-amina (23 μl, 0,23 mmol) via Procedimento W para fornecer 68 mg de N-(4-cloro- 3- (piridin-2-ila) fenil) -4- (2\7- (3-metoxipropil) carbamimidoila)benzamida. MS (Ql) 423 (M)+.
Exemplo 312. N- (4-Cloro-3-(piridin-2-ila)fenil)-4-(N- (2-metoxietil)carbamimidoila)benzamida
Etil 4- (4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com 2-metoxietanamina (19 μl, 0,23 mmol) via Procedimento W para fornecer 50 mg de Wr-(4-cloro-3- (piridin-2-ila)fenil)-4-(N- (2-metoxietil)carbamimidoila) benzamida. MS (Ql) 409 (M)+.
Exemplo 313. N- (4-Cloro-3-(piridin-2-ila)fenil)-4-(N- ciclohexilcarbamimidoila)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com ciclohexanamina (26 μl, 0,23 mmol) via Procedimento W para fornecer 30 mg de N-(4-cloro-3- (piridin-2-ila)fenil)-4-(N-ciclohexilcarbamimidoila) benzamida. MS (Ql) 433 (M)+.
Exemplo 314. N- (4-Cloro-3-(piridin-2-ila)fenil)-4- (imino(4-metilpiperazin-l-ila)metil)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 5 mmol) foi tratado com 1-metilpiperazina (23 mg, 0,23 mmol) via Procedimento W para fornecer 35 mg de N-(4-cloro-3- (piridin-2-ila)fenil)-4-(imino(4-metilpiperazin-l-ila) metil)benzamida. MS (Ql) 434 (M)+.
Exemplo 315. N-(4-Cloro-3-(piridin-2-ila)fenil)-4-(N- propilcarbamimidoila)benzamida
Etil 4-(4-clorθ“3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com propan-l-amina (18 μl, 0,23 mmol) via Procedimento W para fornecer 39 mg de N- (4-cloro-3- (piridin-2-ila)fenil)-4-(N-propilcarbamimidoila)benzamida. MS (Ql) 393 (M)+.
Exemplo 316. N- (4-Cloro-3- (piridin-2-ila) fenil) - 4- (imino(pirolidin-l-ila)metil)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com pirolidina (19 μl, 0,23 mmol) via Procedimento W para fornecer 25 mg de N-(4-cloro-3- (piridin-2-ila)fenil)-4-(imino(pirolidin-l-ila)metil) benzamida. MS (Ql) 405 (M)+.
Exemplo 317 . N- (4-Cloro-3- (piridin-2-ila) fenil) -4- (N- fenilcarbamimidoila)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (2,0 ml de uma solução de metanol 0,075 M, 0,15 mmol) foi tratado com anilina (21 μl, 0,23 mmol) via Procedimento W para fornecer 7 mg de N- (4-cloro-3-(piridin- 2-ila)fenil)-4-(N-fenilcarbamimidoila)benzamida. MS (Ql) 427 (M)+.
Exemplo 318. N-(4-Cloro-3-(piridin-2-ila)fenil)-4- (imino (morfolino)metil)benzamida

N-(4-cloro-3-(piridin-2-ila)fenil)-4-cianobenzamida (300 mg, 0.899 mmol) foi transformado em pasta em 45 ml de etanol e tratado com 10 ml de etanol saturado com HCl. A reação foi armazenada a 0°C por 3 dias, então aquecida a 75°C por 3,0 horas, e resfriada a temperatura ambiente por 18 horas. A reação foi resfriada em um banho de gelo, e saturada com gás HCl. Após armazenagem a 0°C por urn adicional de 3 dias, gás N2 foi borbulhado através da solução por 1,0 hora, e a solução foi diluida com bastante etanol para dar uma solução 0,0155 M de etil 4-(4-cloro-3- (piridin-2-ila)fenilcarbamoila)benzimidato. Etil 4—(4— cloro-3-(piridin-2-ila)fenilcarbamoila)benzimidato (17,5 ml de uma solução de etanol 0.0155 M, 0,27 mmol) foi tratado com morfolina (1,0 ml, 11,4 mmol) por 3 dias. O etanol foi evaporado, e o residuo purificado por HPLC de fase reversa para fornecer 30 mg de N- (4-cloro-3-(piridin-2-ila) fenil)- 4-(imino(morfolino)metil)benzamida. MS (Ql) 421 (M)+.
Exemplo 319. N- (4-Cloro-3-(piridin-2-ila)fenil)-4- (imino(piperidin-l-ila)metil)benzamida
Etil 4-(4-cloro-3-(piridin-2-ila)fenilcarbamoila) benzimidato (17,5 ml de uma solução 0,0155 M, 0,27 mmol) foi tratado com piperidina (1,0 ml, 10,0 mmol) por 3 dias. 0 etanol foi evaporado, e o resíduo purificado por HPLC de fase reversa para fornecer 26 mg de N-(4-cloro-3-(piridin- 2-ila)fenil)-4-(imino(piperidin-l-ila)metil)benzamida. MS (Ql) 419 (M) + .
Exemplo 320. Ensaios de inibição de sinalização de hedgehod Linhas de Célula Repórter Camundongo - Células 10T1/2- GliLuc [S12] (derivadas da linha de célula C3H10T1/2 ATCC#CCL-226); Fibroblastos Embriônicos de Camundongo) ; Meio de Crescimento: Meio Eagles' modificado Dulbecco's (DMEM) suplementado com 10% de Soro Bovino Fetal (FBS), penicilina 10 unidades/mL, estreptomicina 100 ug/mL, glutamina 2 mM, e HEPES 10 mM. Linhas de Célula Repórter Humana - HEPM-GliLuc [MZ24] - células (derivadas de HEPM, Mesênquima Palatal Embriônico Humano ATCC #CRL-1486) ; Meio de Crescimento: Meio Essencial Mínimo (MEM; com sais de Earle') suplementado com 10-20% de Soro Bovino Fetal (FBS), penicilina 10 unidades/mL, estreptomicina 100 ug/mL, glutamina 2 mM, e HEPES 10 mM pH 7.2. Hedgehod sônico - SHh N humano recombinante-conjugado octilado terminal Placas de microtitulação (MTPs) - Para as células de ensaio Luciferase serem plantadas em 96-fontes MTPs (Branca, Fundo plano, Vista-clara). Meio de Ensaio-Luciferase - DMEM suplementado com 0.5% de FBS, penicilina 10 unidades/mL, estreptomicina 100 ug/mL, glutamina 2 mM, e HEPES 10 mM pH 7.2. PBS/Ca/Mg Mix - Salina Tamponada Fosfato (PBS) suplementada com CaC12 0,5 mM e MgCl2 1 mM.
Procedimentos de Ensaio
Células S12 e MZ24 geneticamente modificadas para conter um gene repórter luciferase acionado pelo promotor Gli hedgehod-responsivo foram mantidas em pratos de cultura de tecido em Meio de Crescimento a 37 °C e 5% de CO2. Culturas de células foram passadas em sub-confluência a cada 3-4 dias. (1:20 a 1:40 para sl2; 1:3 a 1:10 para MZ24). Células foram cultivadas e diluídas em Meio de Crescimento tal como elas poderiam ser plantadas em placas de microtitulação em células 10.000-20.000 (sl2), ou células 20.000-30.000 (MZ24), por 100 ul, por fonte.
Células foram adicionalmente incubadas por ~ 24-48 horas a 37 °C e 5% de CO2.
Após ~ 24-48 horas de incubação o Meio de Crescimento em placas de microtitulação foi substituído pelo Meio de Ensaio-Luciferase (100 ul por fonte) , com ou sem Hedgehog sônico-conjugado octil, a 0.1-0.3 ug/ml (S12) ou 0.5-1.0 ug/ml (MZ24), e compostos teste. Células foram então adicionalmente incubadas por 24 horas adicionais.
Placas de microtitulação foram então sujeitadas ao kit de ensaio do gene repórter luciferase (LucLite™) , com modificações para o procedimento dos fabricantes em que o meio foi removido e o substrato foi reconstituído com 1:1 PBS/Ca/Mg:tampão lisis ao invpes de tampão lisis direto. Em resumo, o PBS/Ca/Mg foi misturado 1:1 com o tampão lisis e 10 mL foram adicionados a cada frasco substrato (do kit 1000-ensaio). Então o meio de ensaio a partir da placa de microtitulação foi descartado, e 100 ul desta mistura de substrato foram adicionados a cada fonte. Placas foram incubadas a temperatura ambiente por 20-30 minutos e então as Unidades de Luz Relativa (RLUS) representando o nível de expressão do gene repórter luciferase foram determinadas com um leitor Topcount (Packard) ou um leitor Analista 5 (Dispositivos Moleculares). Compostos da invenção testados em ensaios demostraram expressão Gli reduzida nas linhas de células repórter indicando inibição de sinalização da trajetória hedgehod.