BRPI0707044B1 - comprimido matricial insolúvel em água e processo de fabricação de comprimidos matriciais - Google Patents
comprimido matricial insolúvel em água e processo de fabricação de comprimidos matriciais Download PDFInfo
- Publication number
- BRPI0707044B1 BRPI0707044B1 BRPI0707044-6A BRPI0707044A BRPI0707044B1 BR PI0707044 B1 BRPI0707044 B1 BR PI0707044B1 BR PI0707044 A BRPI0707044 A BR PI0707044A BR PI0707044 B1 BRPI0707044 B1 BR PI0707044B1
- Authority
- BR
- Brazil
- Prior art keywords
- tablets
- compression
- tablet
- matrix
- mixture
- Prior art date
Links
Images



Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/47—Quinolines; Isoquinolines
- A61K31/485—Morphinan derivatives, e.g. morphine, codeine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/13—Amines
- A61K31/135—Amines having aromatic rings, e.g. ketamine, nortriptyline
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/13—Amines
- A61K31/135—Amines having aromatic rings, e.g. ketamine, nortriptyline
- A61K31/137—Arylalkylamines, e.g. amphetamine, epinephrine, salbutamol, ephedrine or methadone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/2004—Excipients; Inactive ingredients
- A61K9/2009—Inorganic compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/2004—Excipients; Inactive ingredients
- A61K9/2022—Organic macromolecular compounds
- A61K9/2027—Organic macromolecular compounds obtained by reactions only involving carbon-to-carbon unsaturated bonds, e.g. polyvinyl pyrrolidone, poly(meth)acrylates
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/2004—Excipients; Inactive ingredients
- A61K9/2022—Organic macromolecular compounds
- A61K9/205—Polysaccharides, e.g. alginate, gums; Cyclodextrin
- A61K9/2054—Cellulose; Cellulose derivatives, e.g. hydroxypropyl methylcellulose
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/2072—Pills, tablets, discs, rods characterised by shape, structure or size; Tablets with holes, special break lines or identification marks; Partially coated tablets; Disintegrating flat shaped forms
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/2095—Tabletting processes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/28—Dragees; Coated pills or tablets, e.g. with film or compression coating
- A61K9/2806—Coating materials
- A61K9/2833—Organic macromolecular compounds
- A61K9/284—Organic macromolecular compounds obtained by reactions only involving carbon-to-carbon unsaturated bonds, e.g. polyvinyl pyrrolidone
- A61K9/2846—Poly(meth)acrylates
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/28—Dragees; Coated pills or tablets, e.g. with film or compression coating
- A61K9/2806—Coating materials
- A61K9/2833—Organic macromolecular compounds
- A61K9/286—Polysaccharides, e.g. gums; Cyclodextrin
- A61K9/2866—Cellulose; Cellulose derivatives, e.g. hydroxypropyl methylcellulose
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/04—Centrally acting analgesics, e.g. opioids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/18—Antipsychotics, i.e. neuroleptics; Drugs for mania or schizophrenia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/20—Hypnotics; Sedatives
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/22—Anxiolytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/30—Drugs for disorders of the nervous system for treating abuse or dependence
- A61P25/36—Opioid-abuse
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Organic Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Neurosurgery (AREA)
- Neurology (AREA)
- Biomedical Technology (AREA)
- Emergency Medicine (AREA)
- Addiction (AREA)
- Psychiatry (AREA)
- Inorganic Chemistry (AREA)
- Anesthesiology (AREA)
- Pain & Pain Management (AREA)
- Medicinal Preparation (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
COMPRIMIDO MATRICIAL INSOLÚVEL EM ÁGUA, PROCESSO DE FABRICAÇÃO DOS COMPRIMIDOS MATRICIAIS E USO DE UMA COMPOSIÇÃO FARMACÊUTICA NA FORMA DE COMPRIMIDOS. Comprimidos matriciais insolúveis em água capazes de liberar de modo prolongado ao longo do tempo princípios ativos suscetíveis de serem usados para fins de toxicomania, princípios ativos esses que estão dispersados em uma matriz de compressão constituída de pelo menos um excipiente escolhido no grupo que compreende os polímeros com liberação prolongada independentes de pH e insolúveis na água, os excipientes minerais e suas misturas e que apresentam uma resistência ao esmagamento de pelo menos 4 MPa.
Description
[001] A presente invenção refere-se a comprimidos matriciais insolúveis que apresentam uma resistência muito grande ao esmagamento.
[002] Tais comprimidos matriciais, inquebráveis nas condições habituais, não friáveis e insolúveis em um meio aquoso, são de particular interesse como reservatórios de agentes psicotrópicos uma vez que podem reduzir, e mesmo prevenir, os usos ilícitos dessas substâncias por trituração, dissolução e injeção ou por trituração e inalação.
[003] A presente invenção também se refere ao processo de obtenção desses comprimidos, bem como seu uso para a administração oral prolongada de princípios ativos, e em particular de ingredientes ativos psicotrópicos.
[004] No caso de comprimidos de agentes opiáceos de liberação prolongada de agentes opiáceos, e em particular da oxicodona, o fenômeno de mau uso involuntário pode assumir diversos aspectos. Primeiramente, ele pode ser devido a um não respeito das condições de administração. De fato, pode acontecer que o comprimido destinado a ser engolido seja mastigado acidentalmente pelo paciente. As consequências de uma destruição parcial ou total do comprimido cuja estrutura se destina se destina a retardar a liberação do princípio ativo podem se mostrar perigosas e mesmo fatais para o paciente (superdosagem que pode levar a uma overdose). Por esse motivo, a bula fornecida com o medicamento OxyContin® LP especifica que “Os comprimidos devem ser engolidos inteiros sem ser mastigados”.
[005] Além disso, o mau uso não intencional de medicamentos à base de oxicodona de liberação prolongada foi também observado quando o paciente, simultaneamente, ou dentro de um intervalo curto de tempo, ingere uma dose forte de álcool.
[006] De fato, observou-se em uma forma de liberação prolongada de hidromorfona que a presença de álcool no estômago deteriorava a camada de excipientes responsáveis pela liberação prolongada do ingrediente ativo, levando à liberação no organismo de uma quantidade elevada de ingrediente ativo (dose-dumping) responsável, também nesse caso, por uma superdosagem perigosa.
[007] Assim, a bula do OxyContin® LP, por exemplo, indica na lista das contra-indicações que a ingestão de álcool deve ser evitada com esse medicamento.
[008] Da mesma forma, nos Estados Unidos, o FDA (Food e Drug Administration) aconselha seriamente os pacientes tratados com OxyContin® a
[009] não consumir bebidas alcoólicas durante o período de tratamento (ver em particular http://www.fda.gov/cder/drug/infopage/oxycontin/oxycontin-qa.htm).
[0010] Existe, portanto, uma necessidade real de evitar esse tipo de mau uso acidental para aumentar a segurança do paciente, mantendo ao mesmo tempo uma via de administração simples e confortável (via oral).
[0011] Desde o lançamento no mercado farmacêutico francês em 1990 de tratamentos substitutivos para os medicamentos opiáceos, na forma de comprimidos sublinguais (Temgésic®) inicialmente condicionados em forma injetável, constatou-se um aumento do uso ilícito de certos ativos psicotrópicos pela população de toxicômanos.
[0012] Fala-se de uso ilícito ou de mau uso voluntário (ou ainda, de acordo com o termo inglês “drug-abuse”) para qualificar o uso ilícito de certos produtos medicinais para fins de toxicomania, em particular, de certos agentes psicotrópicos ou narcóticos, tais como os opióides ou seus derivados usados em terapêutica no tratamento das dores severas ou no tratamento da toxicomania por drogas opiáceas.
[0013] O uso ilícito por via parenteral/pernasal de ativos com liberação prolongada, normalmente destinados à via oral, permite ao toxicômano sentir imediatamente após a administração os efeitos psicotrópicos acumulados da dose total de ativo presente na formulação inicial.
[0014] Por exemplo, no caso particular da buprenorfina, um poderoso opiáceo analgésico inicialmente vendido com o nome de especialidade Temgésic® como tratamento substitutivo destinado aos toxicômanos, estima-se que 25% a 30% dos tratamentos vendidos são desviados para uso por via parenteral ou nasal. O mesmo acontece com a especialidade Subutex® (comprimidos de buprenorfina sublingual de alta dosagem, fabricados pela Schering-Plough) utilizada oficialmente para o tratamento substitutivo em várias dezenas de milhares de toxicômanos por opiáceos, para a qual se estima que 34% dos consumidores fazem dela um uso ilícito administrando-a por via injetável e aproximadamente 30% por via nasal.
[0015] Ora, o fenômeno de mau uso voluntário é também observado para as especialidades destinadas ao tratamento das dores severas, tais como o sulfato de morfina (Skenan®) e a oxicodona, por exemplo (Moscontin®, OxyContin® LP) ou das dores moderadas (Neocodion®). Essas formas de liberação prolongada contêm também quantidades elevadas de opiódes destinados a limitar as dores durante períodos longos e o uso ilícito provoca então a liberação maciça de derivados de morfina.
[0016] O uso ilícito afeta também outras classes terapêuticas, em particular as benzodiazepinas (Rohypnol®) e, em menor escala, certos tratamentos neurológicos (Artane® medicamento antiparkinsoniano).
[0017] Assim, esses tratamentos terapêuticos ou substitutivos, às vezes acessíveis por simples receita médica e cuja posologia pode atingir uma dezena de comprimidos por dia, estão sujeitos a dois modos principais de uso ilícito: uma adição parenteral (injeção) e uma administração pernasal (inalação).
[0018] No caso de um uso ilícito por injeção o comprimido ou a cápsula gelatinosa que contêm os princípios ativos de interesse é reduzido a um pó fino através de todos os meios possíveis à disposição do toxicômano, em particular por meio de um socador ou de um isqueiro, e mesmo por simples mastigação ou mordendo o comprimido. O pó grosseiro obtido, que contém necessariamente os excipientes inicialmente presentes na forma galênica pode então ser dissolvido em um pequeno volume de líquido (alguns mililitros), às vezes previamente aquecido e/ou com adição de ácido no caso de certos ativos presentes em sua forma base (heroína marrom, morfina base). O líquido obtido pode ser em seguida filtrado sumariamente, para limitar a introdução no sangue de grandes partículas, por meio de um filtro de cigarro, por exemplo, antes de ser injetado por via intravenosa.
[0019] Nesse caso, o princípio ativo se torna então imediatamente disponível na corrente sanguínea, uma vez que nenhum excipiente pode retardar sua liberação, proporcionando o efeito psicotrópico imediato desejado pelo toxicômano.
[0020] O uso ilícito por inalação consiste também em triturar a forma galênica até a obtenção de um pó suficientemente fino para tornar o princípio ativo acessível aos microvasos da mucosa intranasal. Nesse caso também, a ação dos excipientes de liberação prolongada previstos para uma administração oral é totalmente ineficaz e o efeito psicotrópico imediato esperado pode ocorrer.
[0021] O uso ilícito é ainda acompanhado de diversos riscos sanitários diretamente ligados à injeção ou inalação dos excipientes e dos resíduos de trituração não purificados, pouco ou mal filtrados ou não estéreis. De fato, estudos recentes relatam que certos comprimidos usados ilicitamente são às vezes dissolvidos diretamente na seringa, e injetados em seguida, sem qualquer filtração prévia, prática essa que é diretamente responsável por numerosas mortes por embolia pulmonar. Além disso, a adição de ácidos em formas líquidas não estéreis (suco de limão) aos resíduos de trituração pode ser também responsável pela transmissão de patologias bacterianas ou micóticas (candidíases).
[0022] Essas práticas vêm assim aumentar os riscos já elevados de transmissões virais e bacterianas e de complicações de ordem dermatológica (abscessos, necroses) ligadas à injeção parenteral propriamente dita. Por outro lado, no caso da injeção de comprimidos de Subutex®, a presença de amido de milho na fórmula dos comprimidos é responsável pelo aparecimento de edemas devidos a esse excipiente que, depois de injetado, acumula-se nas redes linfáticas e venosas, o que provoca um inchaço dos membros inferiores.
[0023] Para limitar esses problemas, uma abordagem consiste em associar o princípio ativo em uma mesma forma galênica com um agente capaz de limitar seu efeito psicotrópico quando a formulação é tomada por via parenteral.
[0024] Isso ocorre, por exemplo, com formulações que combinam metadona e naloxona, inicialmente descritas nas patentes US 3,966,940 e US 3,773,955.
[0025] Esse conceito antiuso ilícito foi repetido no caso particular da buprenorfina. A patente EP 0.185.472, por exemplo, descreve uma formulação oral de buprenorfina que contém também uma dose eficaz de naloxona, que age como antagonista competitivo nos receptores morfínicos. Como a naloxona é muito pouco biodisponível por via oral, ela prejudica pouco a ação analgésica da buprenorfina quando o medicamento é administrado de modo convencional por via oral. Em compensação, quando ela é usada ilicitamente por via parenteral, a naloxona fica então inteiramente disponível e inibe a ação analgésica da buprenorfina. Entretanto, nesse tipo de associações químicas, a formulação galênica oral permanece triturável e solúvel em meio aquoso.
[0026] Uma formulação sublingual que associa naltrexona e buprenorfina foi também descrita na patente EP 0.319.243. Essa associação permite em particular aumentar o efeito antagonista da naltrexona em relação aos opiáceos, proporcionando ao mesmo tempo ao consumidor uma sensação analgésica não euforizante mesmo que a composição seja usada ilicitamente por via parenteral. Esse tipo de formulação é, portanto, pouco atraente para o toxicômano e permite frear o fenômeno de mau uso voluntário. Entretanto, essa abordagem passa necessariamente pela administração conjunta de dois princípios ativos, o que provoca um aumento do custo de produção e do preço de venda do medicamento.
[0027] Usando ainda uma abordagem que combina a associação do opióide com um agente antagonista, o pedido de patente US 2003/0143269 descreve uma forma galênica na qual o opióide e o antagonista são interdispersados de modo que o antagonista seja “seqüestrado” em um compartimento que impede que ele seja liberado quando o medicamento é ingerido de modo normal, por via oral. Em compensação, em caso de tentativa de uso ilícito por trituração, a alteração da estrutura provoca a mistura dos dois agentes ativos, levando a uma inibição do efeito psicotrópico desejado.
[0028] Nessa abordagem, a forma galênica desempenha um papel preponderante em relação uso ilícito, mas, também nesse caso, a associação química de dois compostos é necessária, acarretando um processo de fabricação complexa e um custo de produção elevado.
[0029] Além disso, o pedido de patente US 2003/0068392 descreve uma forma farmacêutica na qual o agente opióide está associado não apenas a um antagonista, mas também a um agente irritante seqüestrado em um compartimento fechado. A alteração deliberada da forma farmacêutica acarreta inevitavelmente a liberação do agente irritante. Essa forma requer, portanto, a associação de três agentes específicos, e a criação de áreas compartimentadas, o que torna sua fabricação complexa e mais onerosa do que uma forma galênica simples tal como um comprimido.
[0030] Outros fabricantes desenvolveram sistemas galênicos nos quais o opióide ou a substância sujeita ao uso ilícito não está associada a um antagonista. Assim, o pedido de patente US 2005/0281748 divulga a fabricação de uma forma farmacêutica oral na qual o agente opióide de interesse é modificado de modo a aumentar sua lipofilia, formando um sal entre o ativo e um ou mais ácidos graxos.
[0031] Essa forma galênica permite a liberação prolongada do ativo quando este é ingerido por via oral, uma vez que as enzimas do suco digestivo degradam progressivamente os grupos de ácido graxo, liberando o ativo à medida que eles vão sendo degradados.
[0032] Em compensação, uma alteração física da forma galênica libera micropartículas de ativo revestidas de uma camada insolúvel que impede a liberação imediata do ativo em meio aquoso. Essa formulação requer uma transformação química do princípio ativo.
[0033] O pedido de patente US 2003/0118641 descreve uma forma oral de opióide com liberação prolongada na qual o agente ativo opióide está associado com uma matriz hidrófila e uma resina catiônica. Como a resina porta cargas opostas à do agente ativo, ela se liga a este último na matriz polimérica, impedindo sua extração.
[0034] Esse suporte galênico torna o composto ativo não separável dos excipientes responsáveis por sua liberação prolongada no organismo, mesmo com o auxílio dos principais solventes comercialmente disponíveis (água quente, álcool, vinagre, água oxigenada, etc.).
[0035] Alguns fabricantes desenvolveram sistemas galênicos à base de géis. Assim, a Pain Therapeutics Inc. e a Durect utilizam um gel biodegradável administrável por via oral ou parenteral constituído de um agente de viscosidade elevada, o acetato de isobutirato de sacarose (Sucrose Acetate Iso Butyrate ou SAIB). Esse gel permite uma liberação prolongada ao longo do tempo de um opióide, a oxicodona. Esse tipo de gel, que é objeto das patentes US 5,747,058 e US 6,413,536 conserva sua capacidade de liberar o princípio ativo de modo controlado por períodos de 12 a 24 horas, mesmo quando as cápsulas que os contêm sejam alteradas ou submetidas à trituração. O principal interesse dessas formas galênicas reside no fato da oxicodona não poder ser extraída de seu suporte gelificado, e de não poder ainda ser injetada por via parenteral devido à viscosidade muito elevada dessas formulações (Produto Remoxy® que utiliza as tecnologias ORADUR® e SABER® atualmente na fase II de ensaios clínicos).
[0036] Esses géis apresentam ainda a capacidade de resistir a uma extração da oxicodona em presença de álcool ou de ácido, e o ativo permanece retido na rede formada pelo agente gelificante.
[0037] Essas formas galênicas que contêm géis são formulações complexas, que de um lado requerem o uso de líquidos de viscosidade elevada em escala industrial, o que torna sua manipulação restrita e, de outro lado, comportam restrições importantes em relação à embalagem (uso de frascos e/ou de ampolas), o que não é o caso dos comprimidos.
[0038] Conhece-se, por outro lado, o meio de fabricar comprimidos matriciais que apresentam uma dureza muito grande. Assim, a patente EP 0.974.355 descreve comprimidos obtidos por granulação de uma vitamina hidrossolúvel em mistura com pelo menos um aditivo de natureza sacarídica em presença de um ligante polimérico clássico como a HPMC, por exemplo. Esses comprimidos, destinados a uma liberação rápida da vitamina hidrossolúvel no organismo apresentam uma dureza elevada, da ordem de 20 a 30 kp/cm2 (kiloponds/cm2), o que equivale a valores de dureza de aproximadamente 1,96 a 2,94 MPa. Embora relativamente duros, esses comprimidos constituídos em mais de 90% por uma vitamina hidrossolúvel e excipientes também hidrossolúveis (HPMC, sacarídeos) são rapidamente degradados no organismo (tempo de desintegração da ordem de 10 a 15 minutos). Esses comprimidos são, de um lado, totalmente inapropriados para uma liberação prolongada do princípio ativo, mas por outro lado facilmente dissolvidos em meio aquoso, o que os torna impróprios para servir de suporte galênico para substâncias sujeitas ao uso ilícito.
[0039] A patente 0 933 079 descreve comprimidos matriciais que apresentam uma resistência ao esmagamento que varia de aproximadamente 1 MPa (1 N/mm2) up to 10 MPa. Esses comprimidos são obtidos a partir de um pó de amido tratado, diretamente compressível. Entretanto, esses comprimidos destinam-se à liberação rápida de princípios ativos. De fato, eles apresentam um tempo de desintegração relativamente curto, da ordem de 6 a 7 minutos aproximadamente. Devido a sua rápida dissolução em meio aquoso, esses comprimidos são, também nesse caso, utilizáveis para o transporte de ativos sujeitos ao mau uso involuntário e que devem ser liberados por períodos longos de tempo.
[0040] A Patente EP 0.997.143 descreve a fabricação de comprimidos matriciais biconvexos de dureza muito grande (até 1,1 MPa, ou seja, em torno de 11 kp/cm2) e com uma friabilidade inferior a 1%, obtidos após compressão de uma matriz constituída predominantemente de um agente carboidrato compressível e desintegrante (em geral, o manitol) e de um agente ligante. Esses comprimidos mastigáveis, mesmo que apresentem uma dureza muito grande no estado sólido, são dissolvidos em meio aquoso após um curto período de tempo na boca e liberam assim rapidamente o ativo no organismo.
[0041] A fabricação de comprimidos matriciais destinados a liberar de modo prolongado uma substância ativa no organismo e que apresentam, ainda, uma dureza muito grande é divulgada pela patente US 6.592.901. Nesse documento, comprimidos que apresentam boas características de compressibilidade são obtidos à base de um grau particular de etilcelulose (etil éter de celulose não iônico e pH independente vendido sob a marca Aqualon®), fortemente substituído e de baixa viscosidade. A resistência ao esmagamento dos comprimidos assim obtidos é da ordem de 10 a 20 kp (quiloponds), o que, aplicado ao tamanho dos comprimidos equivale a aproximadamente 1,4-2,8 MPa. Por outro lado, esse grau especial de etilcelulose é insolúvel em água, limitando a difusão dos líquidos e, portanto, a liberação do ativo no organismo. A liberação do ativo é realizada de fato lentamente, uma vez que comprimidos obtidos a partir desse modelo apresentam um perfil de liberação no qual menos de 80% do ativo é liberado após 24 horas.
[0042] Comprimidos matriciais que apresentam uma resistência muito forte ao esmagamento foram também descritos no trabalho de Pontier et al. (Pontier et al. Journal of European Ceramic Society, 22 (2002)). Os autores mostram que é, em particular, possível obter comprimidos matriciais muito duros a partir de excipientes minerais da família dos fosfatos de cálcio tais como o fosfato tricálico ou a hidroxiapatita por compressão direta. Assim, a partir de um pó de fosfato tricálcico previamente granulado e depois comprimido sob forças de compressão da ordem de 300 MPa, é possível obter comprimidos cuja resistência ao esmagamento (tensile strength) pode atingir 6,5 MPa. Entretanto, esse artigo não fornece nenhuma informação sobre a capacidade desses comprimidos de liberar de modo prolongado ao longo do tempo um ou mais princípios ativos, nem sobre a capacidade dessas estruturas galênicas de permanecerem intactas em meio aquoso.
[0043] As pesquisas de tese de C. Pontier ("Les phosphates de calcium apatitiques en compressão. De la chimie aux qualités d'usage "Thèse de l'Université de Paris XI, defendida em 25 de setembro de 2001) mostram que é possível obter após compressão comprimidos matriciais à base de fosfatos de cálcio (hidroxiapatatita de cálcio e cálcio fosfato trifásico em particular) que apresentam uma resistência muito boa ao esmagamento que pode ir até 7 MPa.
[0044] Esses comprimidos possuem ainda a capacidade de liberar a teofilina em meio aquoso por um longo período de tempo (60% do ativo liberado em 8 horas) por difusão progressiva através dos poros da matriz. Entretanto, esse artigo não permite concluir quanto às capacidades desses comprimidos de permanecer intactos em meio aquoso e, portanto, de resistir ao uso ilícito por trituração em meio líquido.
[0045] O pedido de patente US 2005/0031546 trata de uma forma galênica que evita o uso ilícito toxicômano e compreende um ou mais princípios ativos suscetível(eis) de levar ao desenvolvimento de uma toxicomania e de pelo menos um polímero sintético ou natural que possui necessariamente uma força de ruptura de pelo menos 500 N. O único polímero especificamente descrito é o polióxido de etileno de peso molecular de 7.000.000 eventualmente associado a uma goma xantana. Esses comprimidos podem ser preparados por um processo que compreende uma etapa de compressão precedida de uma etapa de exposição ao calor, concomitante a uma etapa de exposição ao calor ou seguida de uma etapa de exposição ao calor. Assim, a etapa de exposição ao calor é necessária para a obtenção da dureza desejada. Essa etapa, mesmo que de curta duração, de um lado não é aplicável aos ativos sensíveis ao calor e, de outro lado, requer o uso de uma aparelhagem particular e um sobrecusto energético que contribuem para aumentar o custo do processo.
[0046] Existe, portanto, uma necessidade real de desenvolver uma forma farmacêutica que permita a administração segura de princípios ativos com efeito psicotrópico de modo prolongado ao longo do tempo, ou seja, que apresente uma estrutura galênica que torne difícil e mesmo impossível tanto sua trituração quanto sua dissolução, mas também que impeça a extração e a separação do princípio ativo dos agentes responsáveis pela liberação prolongada. Além disso, essa forma farmacêutica deve ser fabricada por meio de um processo extremamente simples, rápido e pouco custoso.
[0047] A Depositante descobriu de modo surpreendente uma nova formulação galênica oral sólida preparada de modo simples na forma de comprimidos matriciais de liberação prolongada, ao mesmo tempo insolúveis e ultra duros. Esses comprimidos permitem evitar os fenômenos de mau uso involuntário e reduzir, e mesmo eliminar, o fenômeno de uso ilícito e de mau uso voluntário.
[0048] Assim, a presente invenção tem por objeto comprimidos matriciais insolúveis em água capazes de liberar um ou mais princípios ativos no organismo de modo prolongado ao longo do tempo, preferencialmente durante períodos superiores a 12 horas e, mais preferencialmente, superiores a 20 horas, compreendendo pelo menos um princípio ativo que pode ser usado para fins de toxicomania dispersado em uma matriz de compressão, matriz essa que é constituída por pelo menos um excipiente escolhido no grupo que compreende os polímeros de liberação prolongada independentes de pH e insolúveis em água, e os excipientes minerais e suas misturas, a quantidade do referido excipiente e as condições de compressão são escolhidos de modo que os referidos comprimidos apresentem uma resistência ao esmagamento de pelo menos 4 MPa, vantajosamente de pelo menos 6 MPa.
[0049] De modo vantajoso, as condições de compressão não implicam, necessariamente, em uma etapa de aquecimento da mistura por compressão ou instrumentos de compressão, antes ou durante a etapa de compressão propriamente dita.
[0050] De modo preferencial, os comprimidos de acordo com a presente invenção são utilizados para a realização de formas farmacêuticas capazes de liberar o ou os princípios ativos que elas contêm, particularmente os agentes opióides, durante um período de 24 horas, tornando possível uma administração desses ativos em uma única ingestão por dia (dose diária unitária).
[0051] De acordo com a presente invenção, os termos mau uso voluntário, uso ilícito ou drug-abuse são empregados para designar qualquer alteração intencional das formas galênicas. Em particular, a noção de mau uso voluntário se aplica à redução em forma de pó de comprimidos seguida da inalação desses pós ou de sua dissolução em uma quantidade pequena de líquido para uma injeção parenteral.
[0052] Fala-se de comprimido matricial para designar um comprimido cuja estrutura interna é homogênea e idêntica do centro a periferia do comprimido. Assim, os comprimidos da presente invenção são compostos de uma mistura homogênea de princípio ativo em forma de pó, ou de grânulos e de uma matriz de compressão à base de pelo menos um excipiente escolhido no grupo que compreende os polímeros de liberação prolongada independentes de pH e insolúveis em água, os excipientes minerais e suas misturas.
[0053] De acordo com a presente invenção, designa-se por matriz de compressão todos os excipientes que participam da coesão do comprimido. A referida matriz de compressão é ao mesmo tempo insolúvel em água, e possui uma certa permeabilidade (matriz hidrófila) ou uma rede porosa (matriz inerte) responsável pela liberação progressiva do ativo, que não varia em função das condições do pH do meio.
[0054] O termo “mistura para compressão” designa no presente pedido o conjunto dos constituintes do comprimido (o ou os princípios ativos, granulados ou não, e os constituintes da matriz de compressão) antes de sua compressão em forma de comprimido.
[0055] No presente pedido, serão empregadas tanto a noção de resistência ao esmagamento quanto a noção de dureza para caracterizar os comprimidos. A dureza caracteriza a força de ruptura do comprimido durante um teste de ruptura diametral. Um comprimido redondo é colocado entre duas mandíbulas, sendo uma fixa e a outra móvel. A dureza corresponde à força aplicada pela mandíbula móvel e que provoca a ruptura do comprimido em duas partes mais ou menos iguais. Ela é expressa em Newtons (N) ou Kilonewtons (kN) (ver European Pharmacopoeia: ref: 01/2005:20908).
[0056] A resistência ao esmagamento é deduzida da medida de dureza: é um parâmetro que leva em conta a superfície do comprimido exposta à força, e corresponde a uma força de resistência por unidade de superfície que será expressa em Pascals (Pa) ou Megapascals (MPa), e 1 MPa corresponde a 1 Newton per mm2. A resistência ao esmagamento é um parâmetro particularmente interessante para comparar o comportamento dos comprimidos de superfícies diferentes uma vez que não é preciso recorrer ao parâmetro dimensão do comprimido. Sua fórmula de cálculo é a seguinte (segundo “Determination of tablet strength by the diametral-compression test”. Fell, J.T.; Newton, J.M. J. Pharm. Sci., 59 (5): 688-691 (1970)): Rd é a ruptura diametral do comprimido (em MPa) F é a dureza do comprimido (em N) D é o diâmetro do comprimido (em mm) H é a espessura do comprimido (em mm).
[0057] No presente pedido, a expressão “polímeros de liberação prolongada” designa polímeros comumente usados na indústria farmacêutica para retardar a liberação de um princípio ativo em seu meio de dissolução. No presente pedido, os polímeros de liberação prolongada são insolúveis em água, o que significa que a liberação do ativo no meio circundante é feita exclusivamente por um fenômeno de difusão simples, sem que haja erosão ou degradação progressiva do polímero. De fato, esses polímeros apresentam, em relação ao meio circundante, certa permeabilidade responsável pela difusão progressiva do ativo fora da matriz polimérica. Assim, quanto menor for a permeabilidade do polímero, mais a difusão do ativo é retardada.
[0058] De acordo com a presente invenção, designa-se por polímeros independentes de pH polímeros capazes de formar uma rede ou uma matriz permeável e cuja permeabilidade não é influenciada pelo pH do meio circundante.
[0059] Os comprimidos da presente invenção são comprimidos de dureza muito elevada (denominados a seguir “comprimidos ultra-duros”). Eles apresentam uma estrutura que torna sua trituração fora de cogitação por técnicas domésticas clássicas e sua dissolução em meio aquoso, mesmo acidificado, praticamente impossível.
[0060] Essa extrema dureza é também acompanhada de pouca ou nenhuma friabilidade o que faz desses comprimidos um suporte farmacêutico privilegiado para a princípios ativos sujeitos ao uso ilícito. Essa friabilidade muito baixa ou quase nula torna os comprimidos praticamente inquebráveis por técnicas clássicas ou domésticas (colher, socador, isqueiro, etc.)
[0061] Os comprimidos de acordo com a presente invenção são também praticamente insolúveis em meio aquoso, mesmo a pH baixo (pH < 3). Essas características os tornam dificilmente administráveis por via parenteral.
[0062] Os comprimidos de acordo com a presente invenção são também insolúveis em meio alcoólico, o que permite sua administração mesmo em caso de ingestão de álcool e evita o mau uso acidental.
[0063] Além disso, os comprimidos de acordo com a presente invenção permitem, apesar de sua estrutura externa extremamente dura e resistente, uma liberação prolongada ao longo do tempo do ou dos princípios ativos contidos na referida matriz. Os comprimidos de acordo com a presente invenção permitem assim uma liberação do princípio ativo no organismo cuja duração é superior a 8 horas, preferencialmente superior a 12 horas, e mais preferencialmente ainda superior a 20 horas.
[0064] Vantajosamente, os comprimidos de acordo com a presente invenção são empregados para a realização de formas farmacêuticas de agentes opióides que podem ser administradas uma única vez por dia (dose unitária diária).
[0065] Finalmente, a estrutura matricial do comprimido de acordo com a presente invenção, constituída de uma mistura de excipientes com efeito prolongado conhecidos e aprovados para uso por via oral e de grânulos que contêm o princípio ativo é extremamente simples, o que torna sua fabricação industrial fácil, uma vez que uma simples etapa de compressão da mistura permite sua realização, sem que seja preciso aquecer os instrumentos de compressão e/ou a mistura para compressão antes ou durante a etapa de compressão propriamente dita.
[0066] De modo vantajoso, a matriz de compressão dos comprimidos de acordo com a presente invenção representará de 50 a 98% em peso do peso total dos comprimidos, mais vantajosamente ainda, 85 a 95% em peso do peso total dos referidos comprimidos.
[0067] Os excipientes utilizáveis sozinhos ou em mistura na constituição da matriz dos comprimidos de acordo com a presente invenção podem ser de natureza orgânica; eles pertencem então ao grupo que compreende os derivados celulósicos e, em particular, a celulose microcristalina (como, por exemplo, a que é vendida com o nome comercial Avicel®) e a etilcelulose (por exemplo, a que é vendida com o nome comercial Aqualon®), os polímeros da família dos ácidos metacrílicos insolúveis em água e independentes de pH e, em particular, os graus Eudragit® RL 12,5, RL PO & RL 100 e RS 12,5, RS PO e RS 100, os derivados dos polivinilálcoois, os polímeros dos ácidos lácticos e glicólicos (PLGA), os amidos, as ceras, os derivados dos acetatos de polivinila, os derivados da polivinilpirrolidona e as misturas de polímeros tais como a mistura de celulose microcristalina e [de acetato de polivinila/polivinilpirrolidona (80:20) (vendida com o nome comercial Kollidon SR ®)] e a mistura de celulose microcristalina e de [poli(etilacrilato/metilacrilato/cloreto de trimetilamônio etil metacrilato) (1:2:0.2)].
[0068] Vantajosamente, os polímeros de ação prolongada, insolúveis e independentes de pH da presente invenção pertencem ao grupo que compreende os derivados celulósicos, a mistura de celulose microcristalina e de [acetato de polivinila / polivinilpirrolidona (80:20) (vendida com o nome comercial Kollidon SR ®)] e a mistura de celulose microcristalina e de [poli(etilacrilato/metilacrilato/cloreto de trimetilamônio etil metacrilato) (1:2:0.2)].
[0069] Os excipientes da matriz de compressão podem também ser de natureza mineral; eles pertencem então ao grupo que compreende os fosfatos de cálcio (em particular os fosfatos dicálcico ou tricálcico), os silicatos de alumínio e de silício, e os carbonatos de magnésio.
[0070] A matriz de compressão dos comprimidos de acordo com a presente invenção pode vantajosamente ser constituída de uma mistura de vários dos excipientes mencionados acima. Pode se tratar da mistura de polímeros orgânicos como a celulose microcristalina e de derivados vinílicos em proporções variáveis, ou de uma mistura polímero orgânico + derivado mineral como, por exemplo, uma mistura silicato de cálcio e de silício + celulose microcristalina em proporções variáveis.
[0071] Os excipientes presentes na matriz de compressão dos comprimidos de acordo com a presente invenção representam vantajosamente entre 40 e 100% em peso do peso total da referida matriz, vantajosamente 50 a 90% do peso total da matriz.
[0072] De acordo com um modo de realização vantajoso da presente invenção, a matriz de compressão é constituída de uma mistura (1:1) de dois polímeros, vantajosamente ela é constituída de uma mistura (1:1) de celulose microcristalina e da mistura (acetato de polivinila/polivinilpirrolidona em proporção 80:20 (vendidas com o nome comercial Kollidon SR®)], ou de uma mistura de celulose microcristalina e de [poli(etilacrilato/metilacrilato/cloreto de trimetilamônio etil metacrilato em proporções 1:2:0.2)]. Vantajosamente, esses dois polímeros representam cada um uma proporção em peso da ordem de 40% do peso total da referida matriz de compressão.
[0073] A matriz de compressão pode vantajosamente, além dos excipientes da matriz de compressão, conter um ou mais excipientes destinados a favorecer a condução do processo de compressão tais como agentes antiaderentes como a sílica coloidal, o talco, o estearato de magnésio, o Polietileno Glicol (PEG) ou o estearato de cálcio, ou então a melhorar a coesão dos comprimidos durante a compressão, tais como os agentes ligantes utilizados classicamente nessa função, em particular os amidos, os derivados celulósicos, ou agentes de carga, lubrificantes, plastificantes, agentes de preenchimento, ou adoçantes ou corantes.
[0074] Quando presentes, esses excipientes são usados convencionalmente na proporção de 0,1 a 10% em peso do peso total da matriz de compressão, de preferência entre 0,5 e 5% em peso.
[0075] A referida matriz de compressão podem compreender ainda pelo menos uma das substâncias (a) a (f) indicadas a seguir ou sua mistura: - (a) uma substância que irrita as vias nasais e/ou faríngeas, - (b) um agente que aumenta a viscosidade e que permite a formação de um gel quando o comprimido é dissolvido em um mínimo de água, - (c) um antagonista do ou dos princípio(s) ativo(s) suscetíveis de ser usado para fins de toxicomania, - (d) uma substância emética, - (e) um corante como agente aversivo, - (f) uma substância de gosto amargo.
[0076] Quando o princípio ativo for um derivado opiáceo natural ou de síntese, o antagonista será vantajosamente escolhido no grupo que compreende a naloxona, a naltrexona, o nalmefeno, o nalid, a nalmexona, a nalorfina e a nalufina, e esses diferentes compostos são estão cada um em uma forma farmaceuticamente aceitável, em particular na forma de base, de sal ou em forma solvatada. Esses antagonistas estão presentes em doses classicamente utilizadas, em particular à razão de 0,5 a 100 mg por comprimidos.
[0077] Em um modo vantajoso de realização da presente invenção, o referido agente antagonista é a naloxona ou um de seus sais farmaceuticamente aceitável.
[0078] Os comprimidos de acordo com a presente invenção são, portanto, particularmente como reservatórios de princípios ativos sujeitos ao uso ilícito e que devem ser objeto de uma liberação no organismo de uma duração superior a 8 horas, preferencialmente superior a 12 horas e mais preferencialmente ainda, superior a 20 horas.
[0079] Os princípios ativos compreendidos nos comprimidos de acordo com a presente invenção podem estar presentes em qualquer forma conhecida do técnico no assunto, em particular em forma de pó, de cristais ou de grânulos.
[0080] Os comprimidos de acordo com a presente invenção podem conter um ou mais princípios ativos que podem ser de qualquer natureza. Serão vantajosamente escolhidos princípios ativos destinados a ser liberados no organismo de modo prolongado, ou seja, durante períodos de tempo de pelo menos 8 horas e preferencialmente superior a 12 horas, e mais preferencialmente ainda, superior a 20 horas.
[0081] De modo preferencial, os comprimidos de acordo com a presente invenção são utilizados para a realização de formas farmacêuticas administráveis uma vez por dia (formas denominadas de dose unitária diária).
[0082] Em particular, os comprimidos de acordo com a presente invenção são totalmente apropriados para a liberação prolongada de ativos suscetíveis de serem usados para fins toxicômanos e/ou mais geralmente para todos os ativos cuja liberação rápida ou instantânea no organismo causada por uma alteração da forma galênica possa ser perigosa ou fatal para o consumidor.
[0083] Assim, os comprimidos de acordo com a presente invenção são preferencialmente empregados para a liberação prolongada de ativos que pertencem à família dos agentes psicotrópicos, ou seja, capazes de agir sobre o psiquismo por efeitos estimulantes, tranqüilizantes ou alucinógenos.
[0084] Assim, os princípios ativos utilizáveis na presente invenção são preferencialmente derivados e/ou alcalóides do ópio, naturais ou de síntese tais como a codeína, a narceína, a noscapina e seus sais.
[0085] Os ativos utilizáveis de acordo com a presente invenção pertencem ainda ao grupo que compreende a morfina, seus derivados e seus sais e, em particular, os morfinenos tais como a folcodina, a nalorfina, a codeína, a diidrocodeína, a hidromorfona, e os morfinanos tais como a buprenorfina, o butorfanol, o dextrometorfano, a nalbufina, a naltrexona, a naloxona, o nalmefeno, a hidrocodona, a oximorfona e a oxicodona e, de modo geral, todos os análogos da morfina e todos os analgésicos morfínicos, tais como a fentanila, o tramadol, a apomorfina e a etorfina.
[0086] A presente invenção trata também dos derivados de alcanólides, naturais ou de síntese que possuem um efeito psicotrópico, tais como a cocaína ou a heroína.
[0087] Finalmente, a presente invenção trata também de todas as substâncias utilizadas atualmente em terapêutica contra o consumo de drogas opiáceas e/ou como tratamento substitutivo e de auxílio ao desmame, tal como a metadona e a buprenorfina por exemplo, muito sujeitas ao uso ilícito.
[0088] De modo geral, a presente invenção pode também ser considerada para todas as classes terapêuticas de medicamentos atualmente sujeitas ao uso ilícito, e em particular os neurolépticos, os tranquilizantes, os hipnóticos, os analgésicos, os ansiolíticos, em particular a classe das benzodiazepinas.
[0089] O ou os princípio(s) ativo(s) que constituem os comprimidos de acordo com a presente invenção pode(m) representar entre 5 e 70% em peso do peso total do comprimido. Vantajosamente, o ou os ativos representa(m) 10 a 50% em peso do peso total do comprimido. O(s) princípio(s) ativo(s) ser diretamente introduzidos na mistura por compressão, montado(s) em suportes (obtenção de microgrânulos) ou granulado(s) por via úmida ou seca (obtenção de grânulos).
[0090] Quando o ou os princípio(s) ativo(s) está(ão) presente(s) na forma de microgrânulos, esses microgrânulos podem ser obtidos de modo clássico por depósito (montagem) do ou dos ativos na superfície de suportes farmaceuticamente neutros, tais como microesferas pré-fabricadas à base de celulose ou de uma mistura de açúcar e de amido e vendidas sob os nomes "neutral cores" or "sugar spheres", ou ainda granulados de outros excipientes, como por exemplo a lactose.
[0091] O processo de depósito (montagem) do ativo é realizado de modo clássico e conhecido do técnico no assunto e pode variar em função da natureza, da quantidade e da fragilidade do ou dos princípios ativos que vão ser depositados. Assim, o depósito (montagem) pode ser efetuado por pulverização de uma solução ou suspensão do ou dos princípios ativos na superfície do suporte neutro ou a pulverização do ou dos ativos em pó na superfície do suporte previamente umedecido com uma solução de agente ligante.
[0092] Os grânulos de princípio(s) ativo(s) podem também ser obtidos por granulação por via seca ou por via úmida do ou dos princípios ativos de interesse, geralmente em presença de pelo menos um agente ligante e de um líquido de molhagem, se for preciso, de acordo com técnicas, que são, também nesse caso, bem conhecidas do técnico no assunto.
[0093] Os grânulos assim obtidos são misturados com os excipientes da matriz de compressão e, em seguida, a mistura é comprimida.
[0094] A dureza excepcional dos comprimidos de acordo com a presente invenção pode ser obtida sem que seja preciso submeter a mistura para compressão (matriz de compressão e princípio ativo) e/ou os instrumentos de compressão (prensa) a uma etapa de aquecimento antes ou durante a compressão.
[0095] Vantajosamente, os grânulos que comportam o ou os princípios ativos de interesse possuem um diâmetro que permite a obtenção de um bom rendimento de compressão, ou seja, geralmente compreendido entre 100 e 600 μm.
[0096] De acordo com outro modo de realização da presente invenção, e quando sua granulometria o permitir, o princípio ativo é misturado diretamente com os excipientes que constituem a matriz de compressão e depois a mistura é diretamente comprimida.
[0097] Finalmente, outro modo possível de realização da presente invenção consiste em misturar o princípio ativo com o ou os excipientes da matriz de compressão, e em granular essa mistura por via seca ou úmida a fim de obter grânulos diretamente compressíveis.
[0098] Os comprimidos de acordo com a presente invenção podem ter qualquer forma e tamanho que permitam obter comprimidos de dureza elevada. Vantajosamente, a superfície total do comprimido é inferior a 150 mm2.
[0099] A presente invenção é, portanto, apropriada para a fabricação tanto de comprimidos com doses baixas de ativo quanto de comprimidos com doses elevadas de ativos.
[00100] De acordo com um modo particularmente de realização, os comprimidos podem ser revestidos com uma película por meio de um revestimento externo que o técnico no assunto saberá adaptar de acordo com as necessidades e a função atribuída a esse revestimento.
[00101] Assim, o revestimento externo pode ser aplicado para fins de proteção do princípio ativo, quando se trata de um ativo lábil sensível aos pH baixos do meio gástrico por exemplo, fala-se então de revestimento gastrorresistente.
[00102] Além disso, o revestimento externo pode ser aplicado para retardar ainda mais a difusão do princípio ativo através da matriz. Pode-se usar para esse fim diferentes graus de etilcelulose ou de polímeros metacrílicos bem conhecidos do técnico no assunto.
[00103] Finalmente, o revestimento externo pode ser utilizado para modificar o aspecto estético (textura, cor) e/ou a palatabilidade (sensação na boca) do comprimido para o paciente. Em particular, pode-se vantajosamente utilizar excipientes tais como derivados celulósicos ou derivados acrílicos bem conhecidos do técnica no assunto para disfarçar o gosto do princípio ativo se for necessário.
[00104] Esse revestimento pode ser, portanto, constituído, de uma mistura de um ou mais excipientes de natureza diferente conhecidos do técnico no assunto, utilizados sozinhos ou em mistura para as diversas funções enumeradas acima.
[00105] O ou os excipientes utilizados para o revestimento são aplicados de modo conhecido do técnico no assunto em quantidade necessária para obter a ou as funções desejadas.
[00106] Esses excipientes podem ser aplicados na superfície do comprimido de modo clássico por pulverização de uma solução ou suspensão do agente de revestimento em um solvente, em uma turbina perfurada ou leito fluidizado por exemplo.
[00107] A presente invenção trata ainda do processo de fabricação dos comprimidos de acordo com a presente invenção. Esse processo comporta as seguintes etapas: - mistura do ou dos princípios ativos com o ou os excipientes da matriz de compressão, - eventualmente granulação e - compressão da referida mistura em condições escolhidas de modo que o referido comprimido apresente uma resistência ao esmagamento de pelo menos 4 MPa, vantajosamente de pelo menos 6 MPa, - eventualmente revestimento do comprimido.
[00108] Quando o polímero de revestimento do comprimido for um polímero de liberação prolongada, os comprimidos revestidos de acordo com a presente invenção podem vantajosamente passar por uma fase de maturação do referido polímero de revestimento a fim de garantir sua estabilidade física e química. Essa etapa é realizada em condições de temperatura controlada, inferior à temperatura de fusão do princípio ativo durante um tempo controlado que depende do polímero de revestimento e que pode estar compreendido entre 1 minuto e vários meses, para uma taxa de umidade relativa de 50 a 99%. Essa etapa pode ser realizada em uma estufa ou em uma turbina.
[00109] O ativo pode ser misturado diretamente na matriz de compressão ou ser misturado em forma de grânulos ou de microgrânulos preparados previamente. Essa etapa de granulação melhora a uniformidade de teor dos comprimidos fabricados. Ela é realizada de modo preferencial por via úmida (aquosa ou orgânica) para os grânulos ou por depósito (montagem) do princípio ativo em solução ou em suspensão em suportes neutros para os microgânulos.
[00110] A compressão é realizada com uma máquina de comprimir rotativa com estação de pré-compressão. Os parâmetros de compressão devem ser escolhidos para permitir gerar comprimidos de dureza apropriada para a presente invenção. Todavia, não é preciso submeter a mistura para compressão ou os instrumentos de compressão a uma etapa de aquecimento antes e/ou durante a compressão com a finalidade de atingir a dureza excepcional observada nos comprimidos de acordo com a presente invenção. As forças de compressão aplicadas estão compreendidas entre 10 kN e 160 kN, vantajosamente entre 30 kN e 80 kN. Elas são escolhidas para serem compatíveis com o material das punções e podem ser utilizadas em cadências industriais, permitindo ao mesmo tempo obter comprimidos cuja resistência à ruptura é superior a 4 MPa, e preferencialmente superior a 6 MPa. EXEMPLOS
[00111] Os exemplos 1 a 10 das figuras 1 a 14 a seguir têm por finalidade ilustrar a presente invenção, sem limitar seu alcance.
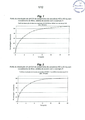
[00112] A figura 1 representa o perfil de dissolução em meio tampão fosfato pH 6,8 (fosfato monopotássico / fosfato dissódico) de comprimidos de oxicodona HCl a 40 mg sem revestimento de filme, obtidos de acordo com o exemplo 1.
[00113] A figura 2 representa o perfil de dissolução em meio tampão fosfato pH 6,8 (fosfato monopotássico / fosfato dissódico) de comprimidos de oxicodona HCl a 40 mg sem revestimento de filme, obtidos de acordo com o exemplo 2.
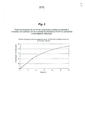
[00114] A figura 3 representa o perfil de dissolução a pH 6,8 de comprimidos de acordo com o exemplo 2, revestidos de película com uma camada de etilcelulose EC30 D e que foram submetidos a uma etapa de maturação nas condições do exemplo 3.
[00115] A figura 4 representa os perfis de dissolução comparativos de comprimidos matriciais de oxicodona de acordo com a presente invenção em um meio HCl 0,1 desprovido de etanol e em um meio HCl 0,1 N que compreende 40% de etanol tais como medidos no exemplo 4.
[00116] A figura 5 ilustra os perfis de dissolução de comprimidos matriciais de oxicodona de acordo com a presente invenção em dois meios de dissolução de pH diferentes (1,2 e 6,8) de acordo com o modo operatório descrito no exemplo 4.
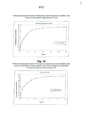
[00117] A figura 6 ilustra os perfis de dissolução durante 24 horas de comprimidos de oxicodona com a dose de 40 mg de acordo com a presente invenção após um período de armazenamento em blisters alu/alu em condições de estabilidade acelerada de 1 mês, 2 meses, 3 meses e 6 meses nas condições do exemplo 4.
[00118] A figura 7 ilustra os perfis de dissolução durante 24 horas de comprimidos de oxicodona com a dose de 20 mg de acordo com a presente invenção após um período de armazenamento em frascos HDPE com um desidratante em condições de estabilidade acelerada de 1 mês, 2 meses e 3 meses.
[00119] A figura 8 representa os perfis plasmáticos de oxicodona após uma administração única de comprimidos de oxicodona com a dose de 40 mg de acordo com a presente invenção e de comprimidos de oxicodona do produto de referência OxyContin®, com a dose de 40 mg, de acordo com o exemplo 4.
[00120] A figura 9 ilustra o perfil de dissolução durante 24 horas de comprimidos não revestidos ultraduros de oxicodona e de naloxona a pH 6,8 preparados de acordo com o exemplo 5.
[00121] A figura 10 ilustra os perfis de dissolução durante 10 horas de comprimidos não revestidos ultraduros de oxicodona, com a dose de 20 mg, a pH 6,8.
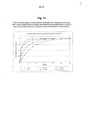
[00122] A figura 11 ilustra os perfis de dissolução observados de comprimidos de acordo com a presente invenção (“QD”) e comprimidos do produto de referência OxyContin® (ref) a pH 6,8, para comprimidos inteiros, cortados em dois ou triturados (“em pedaços”).
[00123] A figura 12 representa o perfil de dissolução de microgrânulos de hidromorfona em meio aquoso (HCl 0,1 N) em três condições de dissolução: sem etanol, em presença de 20% de etanol e em presença de 40% de etanol durante 4 horas segundo as condições do exemplo 9.
[00124] A figura 13 representa o perfil de dissolução de microgrânulos de sulfato de morfina em um meio de dissolução a pH 6,8 sem etanol, a pH 6,8 em presença de 20% de etanol e a pH 6,8 em presença de 40% de etanol durante 12 horas de acordo com o exemplo 10.
[00125] A figura 14 ilustra os testes de dissolução comparativos entre os comprimidos ultraduros de sulfato de morfina de acordo com a presente invenção e comprimidos de sulfato de morfina disponíveis no comércio (Avinza® em presença de A) 20% de etanol em um meio HCl 0,1 N ou B) 40% de etanol em um meio HCl 0,1 N de acordo com o exemplo 10. EXEMPLO 1 FABRICAÇÃO DE COMPRIMIDOS CONTENDO GRÂNULOS OBTIDOS POR GRANULAÇÃO DE OXICODONA HCL E DE HPMC A 4,87% E DE UMA MATRIZ DE COMPRESSÃO CONSTITUÍDA DE UMA MISTURA (1:1) DE DOIS EXCIPIENTES [CELULOSE MICROCRISTALINA E (PVA/POVIDONA 80:20]] 1. PREPARAÇÃO DOS COMPRIMIDOS 1.1. PREPARAÇÃO DOS GRÂNULOS DE OXIDONA
[00126] Os grânulos são obtidos por granulação úmida do ingrediente ativo (oxicodona HCl, lote N° DV000165; McFarlan Smith, England) e hidroxipropilmetilcelulose (HPMC grade Pharmacoat® 606, Brenntag) que desempenha o papel de ligante. A granulação é realizada em leito fluidizado (GCPG-1, Würster, Glatt, Alemanha) pela projeção em modo bottom-spray de uma solução do ligante (HPMC) sobre o ingrediente ativo em forma de pó.
[00127] A oxicodona é introduzida na cuba do leito fluidizado e colocada em suspensão. A solução ligante é pulverizada sobre o pó que se aglomera para formar os grânulos. A água é eliminada progressivamente por evaporação e, em seguida, no fim de uma etapa final de secagem. A etapa final de secagem em estufa (16 horas a 60°C) é realizada para obter um teor de água final aceitável (menos de 6%).
[00128] As proporções de HPMC e oxicodona são dadas na Tabela 1. TABELA 1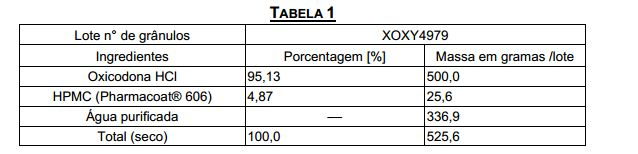
[00129] Os parâmetros do processo de granulação são dados na Tabela 2; a fase 1 corresponde à pulverização dos primeiros 175 g de solução, a fase 2 corresponde à pulverização dos 185 g restantes: TABELA 2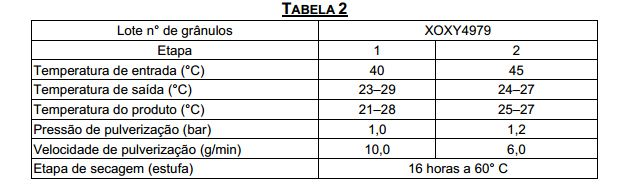
[00130] Os grânulos obtidos no fim da etapa em leito fluidizado apresentam as características mencionadas na Tabela 3. TABELA 3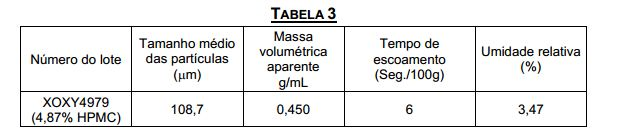 1.2. PREPARAÇÃO DA MATRIZ DE COMPRESSÃO
[00131] Uma pré-mistura de celulose microcristalina (Avicel® PH102, FMC) e sílica precipitada (Syloíd® 244, Keyser & Mc Kay) é realizada em um misturador cúbico (AR 401, Erweka) durante 2 minutos a 40 rpm. A mistura polivinilacetato/povidona (80:20) (Kollidon® SR, BASF) e os grânulos de oxicodona preparados do modo descrito na etapa 1.1 são adicionados à pré-mistura e a homogeneização é realizada em um misturador cúbico durante 15 minutos a 40 rpm. Finalmente, o lubrificante (estearato de magnésio, Quimdis), destinado a limitar a aderência e fricção durante a compressão é adicionado à mistura anterior de acordo com os parâmetros de mistura: 5 minutos a 40 rpm.
[00132] A quantidade de grânulos de oxicodona utilizados é determinada de modo a fabricar comprimidos contendo 40 mg de oxicodona.
[00133] As proporções de cada um dos excipientes estão resumidas na Tabela 4. TABELA 4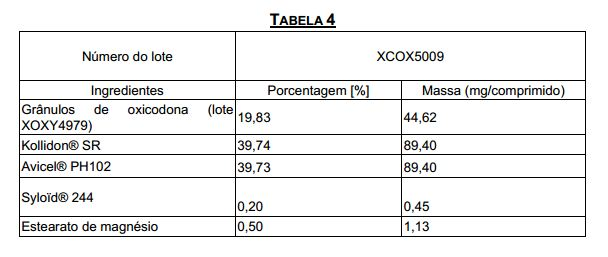
 1.3 COMPRESSÃO
[00134] A etapa de compressão da mistura final obtida na etapa anterior é realizada com uma prensa de compressão (PR-12, Sviac) com uma força de compressão de 35 kN que utiliza punções oblongos de 11 mm x 5 mm. A compressão é realizada de modo convencional sem que a mistura para compressão, nem os instrumentos de compressão sejam submetidos a uma etapa de aquecimento antes ou durante a etapa de compressão propriamente dita.
[00135] As características dos comprimidos obtidos estão resumidas na Tabela 5. Os valores médios correspondem à média calculada para 20 comprimidos. TABELA 5
[00136] Os comprimidos obtidos de acordo com o Exemplo 1 apresentam uma resistência muito elevada ao esmagamento a 6 MPa e uma friabilidade nula, sem que tenha sido preciso aquecer os constituintes da matriz ou a prensa de compressão antes ou durante a compressão. 1.4 PERFIL DE DISSOLUÇÃO DOS COMPRIMIDOS OBTIDOS DE ACORDO COM O EXEMPLO 1
[00137] Os comprimidos obtidos de acordo com o exemplo 1 apresentam características de dureza e friabilidade que os tornam praticamente inquebráveis e fazem deles excelentes candidatos a um suporte galênico que permite limitar seu uso ilícito por trituração.
[00138] Além disso, a Depositante demonstrou que esses comprimidos são praticamente insolúveis em um meio aquoso, mesmo ácido: no final dos ensaios de dissolução (durante 24 horas), os comprimidos continuaram intactos no fundo o vaso de dissolução, tanto em meio tamponado a pH 6,8 como em meio ácido pH 1,2. 2. MÉTODO DE DISSOLUÇÃO
[00139] A medida da dissolução dos comprimidos obtidos no exemplo 1 é realizada em 900 mL de tampão fosfato pH 6,8 (monopotássio de fosfato/fosfato dissódico) pelo método da pá giratória com uma velocidade de rotação das pás de 100 rpm (“Type II paddle apparatus” de acordo com a farmacopéia americana USP 24).
[00140] O meio de dissolução é analisado continuamente por cromatografia (HPLC) por detecção UV. Para cada amostra, a medida é realizada em pelo menos três cubas.
[00141] Os resultados dos testes de dissolução estão resumidos na figura 1.
[00142] Assim, de modo surpreendente, observa-se que os comprimidos de acordo com a presente invenção, embora sejam insolúveis possuem, entretanto, a capacidade de liberar o ativo que contêm de modo prolongado, ou seja, durante períodos superiores a 8 horas, preferencialmente superiores a 12 horas e mais preferencialmente ainda, superiores a 20 horas.
[00143] Esses comprimidos são particularmente interessantes para a realização de formas farmacêuticas de tipo de dose diária unitária, ou seja, que requerem uma administração por dia. EXEMPLO 2 FABRICAÇÃO DE COMPRIMIDOS QUE CONTÊM GRÂNULOS OBTIDOS POR GRANULAÇÃO DE OXICODONA E DE HPMC A 6,46% E DE UMA MATRIZ DE COMPRESSÃO CONSTITUÍDA DE UMA MISTURA (1:’) DE DOIS EXCIPIENTES (CELULOSE MICROCRISTALINA E PVA/POVIDONA 80:20)
[00144] Neste exemplo, a Depositante procurou determinar a influência da quantidade de ligante utilizada na etapa de granulação sobre o perfil de dissolução dos comprimidos.
[00145] A etapa de granulação é idêntica à etapa descrita para produzir comprimidos de acordo com o exemplo 1, a não ser pelo fato da quantidade de ligante (HPMC, Pharmacoat® 606) ser desta vez de 6,46% em peso do peso total dos grânulos. A composição desses grânulos está resumida na Tabela 6. TABELA 6
[00146] As etapas de mistura e de compressão foram então realizadas exatamente de acordo com os mesmos parâmetros que no exemplo 1, usando-se a mesma fórmula qualitativa e quantitativa.
[00147] As características dos comprimidos obtidos de acordo com o exemplo 2 estão resumidas na Tabela 7. Os valores médios correspondem à média calculada para 10 ou 20 comprimidos. TABELA 7

[00148] Os comprimidos obtidos de acordo com o exemplo 2 apresentam uma resistência muito elevada ao esmagamento, igual a 6 MPa, e uma friabilidade nula. Nenhuma etapa antes ou durante a compressão foi necessária para obter comprimidos com essa dureza.
[00149] O perfil de dissolução desses comprimidos é então determinado do modo descrito no exemplo 1. O perfil está ilustrado na figura 2.
[00150] A quantidade de ligante utilizada tem pouca influência sobre a cinética de liberação que se estende durante 24 horas. EXEMPLO 3 COMPRIMIDOS OBTIDOS DE ACORDO COM O EXEMPLO 2, REVESTIDOS COM UMA PELÍCULA POR MEIO DE UM REVESTIMENTO EXTERNO DE AQUACOAT® ECD-30 (ETILCELULOSE)
[00151] Neste exemplo, foi realizada uma avaliação da influência de um revestimento externo sobre comprimidos de oxicodona obtidos no exemplo 2. Também desta vez, nenhuma etapa de aquecimento foi aplicada na mistura a ser comprimida nem nos instrumentos de compressão, antes ou depois da compressão propriamente dita. 1. PREPARAÇÃO DOS COMPRIMIDOS 1.1. SUB-REVESTIMENTO
[00152] Antes do revestimento com o polímero propriamente dito, uma etapa de sub-revestimento é realizada sobre os compridos do exemplo 2.
[00153] Esse sub-revestimento se destina a melhorar o estado de superfície dos comprimidos. Ela consiste de uma mistura de HPMC (Pharmacoat® 603), de um agente antiespumante (Simethicone, Dow Corning), de um lubrificante (talco micronizado, Luzenac (Univar) e de um agente antiestático (Syloid 244, Keyser & McKay), de tal maneira que o HPMC represente um ganho em peso de 3% em relação ao peso total dos comprimidos não revestidos. As proporções de cada um dos excipientes são dadas na Tabela 8. TABELA 8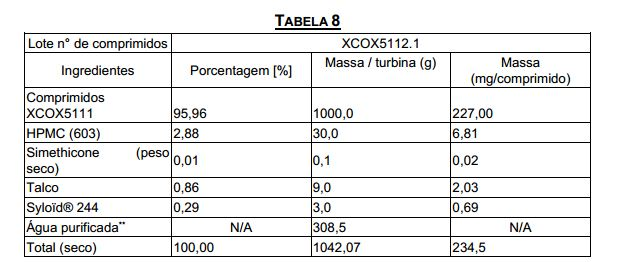 ** Nota: a água é removida durante o processo; N/A: Não Aplicável.
[00154] Esse sub-revestimento é realizado de modo clássico em uma turbina perfurada (Trislot).
[00155] Os parâmetros do processo de revestimento estão resumidos na Tabela 9.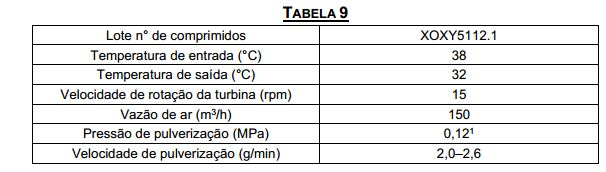 1: Favor verificar a conversão: 1,2 = 0,12 MPa (1 bar = 100 000 Pa) 1.2 REVESTIMENTO
[00156] O revestimento propriamente dito dos comprimidos previamente sub-revestidos é também realizado em uma turbina perfurada (Trislot).
[00157] O revestimento é realizado a partir de uma dispersão aquosa de etilcelulose (Aquacoat® ECD-30, FMC), com uma proporção de etilcelulose que representa 2,87% em peso do peso total dos comprimidos revestidos. A proporção dos diferentes excipientes é dada na Tabela 10. Neste caso também, nenhuma etapa específica de aquecimento de comprimidos foi realizada tanto antes como depois da aplicação do sub-revestimento ou do revestimento propriamente dito. TABELA 10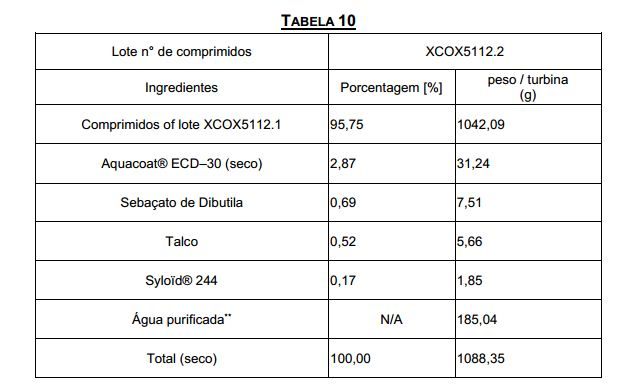 ** Nota: a água é removida durante o processo; N/A: Não Aplicável.
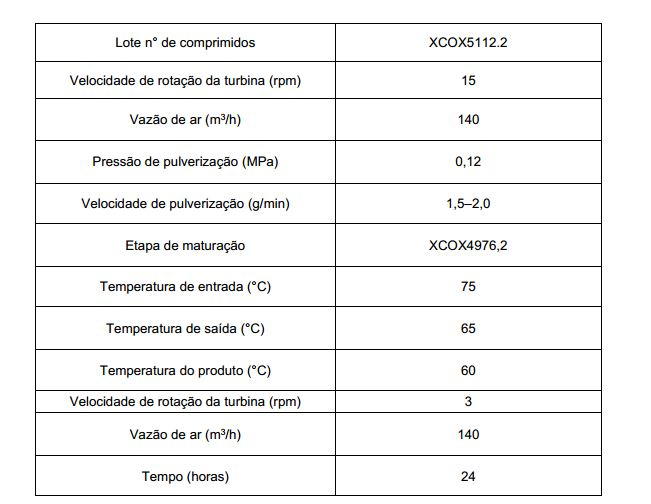
[00158] Os parâmetros do processo de montagem estão reproduzidos na Tabela 11. TABELA 11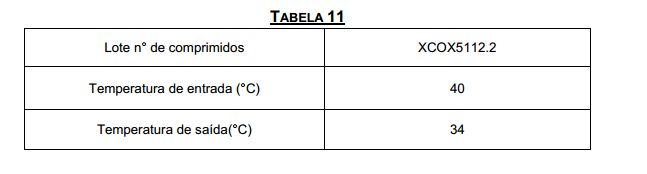
 1.3 ETAPA DE MATURAÇÃO
[00159] Ela é realizada em uma turbina perfurada após o revestimento, durante 24 horas a 60°C para permitir a estabilização do filme de revestimento.
[00160] Os comprimidos são submetidos a uma etapa de maturação prolongada (3 meses) a 40°C e 75% de umidade para que sua dureza aumente de modo a impedir sua trituração por técnicas clássicas (sob um isqueiro ou uma colher), mas também por técnicas menos convencionais, mais eficazes (por exemplo, meio de um socador, de uma pinça ou de um martelo).
[00161] Os comprimidos assim endurecidos possuem uma dureza superior a 500 N, que é equivalente a uma resistência ao esmagamento superior a 7,4 MPa. Nessas condições, a liberação do ingrediente ativo é mantida com mais de 90% de ativo liberado durante 24 horas tal como representa a figura 3. EXEMPLO 4 COMPRIMIDOS REVESTIDOS DE OXICODONA RESISTENTES AO ÁLCOOL E INDEPENDENTES DE PH
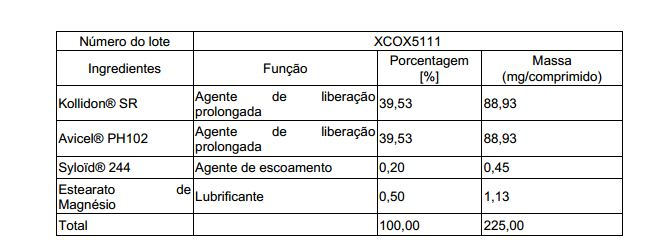
[00162] Foram preparados comprimidos revestidos de oxicodona de liberação prolongada, contendo uma dose de 40 mg (lote técnico n° XCOX5111).
[00163] Como no exemplo 1, a oxicodona é primeiramente granulada em um leito de ar fluidizado (GPCG1) na presença de água e de um agente ligante (HPMC 606). 4.1. PREPARAÇÃO DOS COMPRIMIDOS 4.1.1. PREPARAÇÃO DA MATRIZ DE COMPRESSÃO
[00164] Uma pré-mistura de celulose microcristalina (Avicel® PH102, FMC) e sílica precipitada (Syloíd® 244, Keyser & Mc Kay) é realizada em um misturador cúbico (AR 401, Erweka) durante 2 min a 40 rpm. A mistura polivinilacetato/povidona (80:20) (Kollidon® SR, BASF) e os grânulos de oxicodona são adicionados à pré-mistura e a homogeneização é realizada em um misturador cúbico durante 15 minutos a 40 rpm. Finalmente, o lubrificante (estearati de magnésio, Quimdis) destinado a limitar a aderência e as fricções de compressão é adicionado à mistura anterior de acordo com os parâmetros de mistura: 3 minutos a 40 rpm.
[00165] A quantidade de grânulos usada é determinada de modo a fabricar comprimidos contendo 40 de mg de oxicodona.
[00166] As proporções de cada um dos excipientes estão resumidas na Tabela 12 a seguir. TABELA 12
 4.1.2. COMPRESSÃO
[00167] A etapa de compressão da mistura final obtida na etapa anterior é realizada em uma prensa de compressão (PR-12, Sviac) sob uma força de compressão de 35 kN por meio de punções oblongos cujas dimensões constam das tabelas abaixo.
[00168] A compressão é realizada de modo convencional sem que a mistura a ser comprimida nem os instrumentos de compressão sejam submetidos a uma etapa de aquecimento, antes ou durante a etapa de compressão propriamente dita.
[00169] Os comprimidos contendo 40 mg de oxicodona obtidos depois dessa etapa possuem as seguintes características dadas na Tabela 13: TABELA 13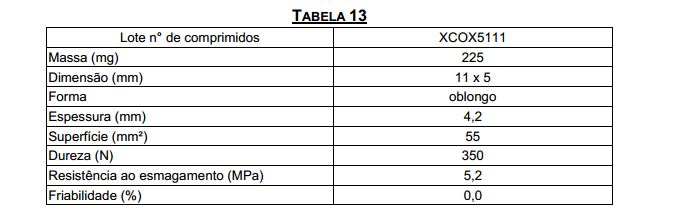
[00170] Constata-se, portanto, que os comprimidos de acordo com a presente invenção possuem uma resistência muito elevada ao esmagamento, de mais de 5 MPa.
[00171] Outros comprimidos contendo uma dose de 20, 40 e 80 mg são produzidos por meio de um processo diferente: os grânulos de oxicodona são preparados em um granulador de cisalhamento elevado. A mistura a ser comprimida é preparada do modo descrito nos exemplos 1 e 2. Os comprimidos são fabricados em uma máquina de comprimir rotativa SVIAC PR12, com punções oblongos de dimensões diferentes de acordo com as dosagens a ser fabricadas, sob uma força de compressão da ordem de 10 a 15 kN.
[00172] Suas características físicas são dadas na Tabela 14 a seguir TABELA 14
[00173] Todos os comprimidos assim fabricados possuem excelente resistência ao esmagamento, que é superior a 6 MPa qualquer que seja seu tamanho, embora em nenhum momento do processo tenha sido necessário aquecer os constituintes dos comprimidos ou os instrumentos de compressão para aumentar sua dureza e resistência.
[00174] Os comprimidos “nus” contendo 40 mg de ingrediente ativo após a etapa de compressão são revestidos com um revestimento destinado a retardar seu perfil de liberação no organismo. 4.1.3. REVESTIMENTO
[00175] O revestimento dos comprimidos é realizado em uma turbina perfurada (Trislot).
[00176] O revestimento é realizado a partir de uma dispersão aquosa de etilcelulose (Aquacoat® ECD-30, FMC), com uma proporção de etilcelulose que representa 2,87% em peso do peso total dos comprimidos revestidos.
[00177] Uma etapa de maturação do filme de revestimento é realizada em uma estufa a 60°C por 24 horas.
[00178] A proporção dos diferentes excipientes e a fórmula geral dos comprimidos revestidos obtidos é dada na Tabela 15 a seguir. TABELA 15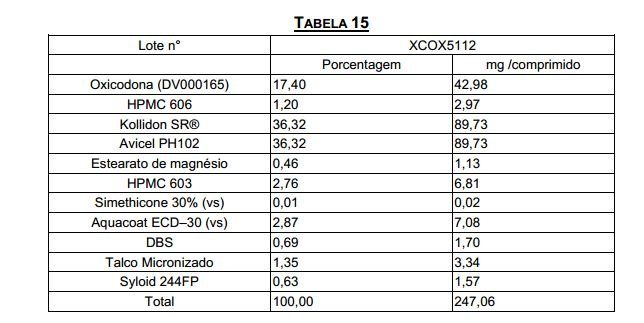
[00179] Outros comprimidos não revestidos contendo doses de 20, 40, 80 e 160 mg são também revestidos de acordo com o método descrito acima.
[00180] Suas características físicas observadas após o revestimento são dadas na Tabela 16 a seguir. TABELA 16
[00181] Todos os comprimidos assim fabricados possuem excelente resistência ao esmagamento, que é superior a 6 MPa independentemente de seu tamanho. 2. CURVAS DE DISSOLUÇÃO COM OU SEM A PRESENÇA DE ÁLCOOL NO MEIO DE DISSOLUÇÃO
[00182] Comprimidos de 40 mg preparados de acordo com o exemplo 4.3 são testados em dissolução em duas condições: a) Em meio HCl 0,1 N sem etanol b) Em meio HCl 0,1 N com 40% de etanol
[00183] As condições de dissolução são as seguintes: método da pá giratória, velocidade da pá: 100 rpm, volume do meio 900 mL, 1 comprimido por recipiente. A oxicodona é dosada por espectrofotometria U.V a 225 nm.
[00184] Os resultados dos testes de dissolução estão indicados na figura 4.
[00185] Constata-se que apesar da presença de álcool no meio de dissolução, os comprimidos de acordo com a presente invenção mantêm um perfil de dissolução prolongada. 3. CURVAS DE DISSOLUÇÃO EM FUNÇÃO DO PH
[00186] Comprimidos de 40 mg preparados do modo escrito neste exemplo foram também testados em relação a sua independência em relação ao pH, isto é, sua capacidade de manter um perfil de liberação constante qualquer seja o valor do pH do meio de dissolução.
[00187] Foram usadas duas condições experimentais: Meio de dissolução a pH 6,8 Meio de dissolução a pH 1,2
[00188] Os perfis de dissolução obtidos são apresentados na figura 5.
[00189] Constata-se que qualquer que seja a acidez do meio de dissolução, os comprimidos de acordo com a presente invenção conservam um perfil de liberação prolongada constante.
[00190] Esses comprimidos podem, portanto, ser considerados pH- independentes, o que lhes confere uma vantagem particular pelo fato de poderem ser utilizados como vetores para qualquer tipo de princípios ativos que devam ser objeto de uma liberação prolongada. 4.3. ESTUDOS DE ESTABILIDADE 4.3.1. ESTABILIDADE DURANTE O ARMAZENAMENTO
[00191] Os comprimidos revestidos contendo 40 mg de oxicodona, obtidos pelo método descrito acima, são estudados em relação à estabilidade a fim de determinar sua reação ao armazenamento.
[00192] Os comprimidos são mantidos durante 6 meses em condição de estabilidade acelerada de acordo com as normas ICH (45°C; 75% de umidade) em dois tipos de embalagem: a) um blister nas duas faces (Al/Al), e b) frascos de HDPE (polietileno de alta densidade) na presença de um desidratante.
[00193] As características dos comprimidos após um período de armazenamento estão resumidas na Tabela 17 a seguir: TABELA 17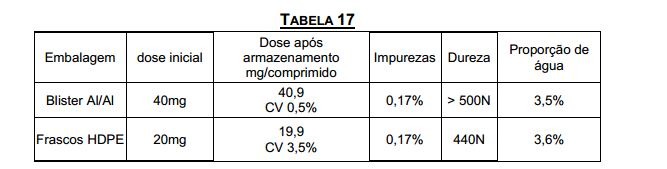 4.3.2 PERFIS DE DISSOLUÇÃO OBTIDOS APÓS UM PERÍODO DE ARMAZENAMENTO.
[00194] Esses perfis de dissolução são obtidos nas seguintes condições: método da pá giratória, velocidade de rotação das pás: 100 rpm, volume do meio de dissolução: 900 mL, pH 6,8.
[00195] Eles são dados nas figuras 6 e 7.
[00196] Constata-se que não somente a quantidade de ativo é mantida ao longo do tempo, mas que os perfis de liberação do ativo e a extrema dureza dos comprimidos são mantidas após um período de armazenamento de 6 meses.
[00197] Os comprimidos de acordo com a presente invenção são, portanto, estáveis e apresentam um perfil de dissolução que é ao mesmo tempo independente do pH e independente da presença (mesmo elevada) de álcool no meio de dissolução. 4.4. ESTUDOS CLÍNICOS
[00198] Os comprimidos de 40 mg preparados neste exemplo são também testados in vivo para determinar o perfil plasmático da oxicodona em pacientes aos quais foram administrados esses comprimidos.
[00199] Um estudo clínico (Algorithme, Canada, n° OXY/24018/001) foi realizado em 12 voluntários sadios, homens e mulheres, em jejum, separados em dois semigrupos. Cada semigrupo foi sucessivamente submetido a dois tratamentos (comprimidos da presente invenção e produto de referência) após um período de intermediário sem administração (“lavagem” ou “wash-out”).
[00200] O produto de referência usado neste estudo é o OxyContin®, um comprimido de oxicodona de liberação prolongada administrável duas vezes por dia, também contendo uma dose de 40 mg. (lote N°121777, com vencimento em abril de 2007, Purdue).
[00201] Os perfis plasmáticos da oxicodona obtidos são dados na figura 8 e os parâmetros estão agrupados nas Tabelas 18 e 19 a seguir: TABELA 18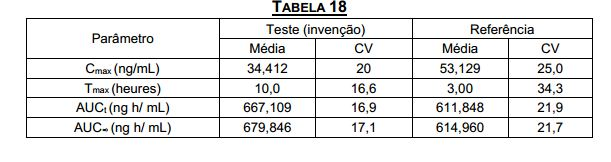

[00202] Nota: para os valores de Tmax, é o valor médio que está indicado; CV: Coeficiente de variação; Kel: constante de eliminação; T1/2 el: meia- vida de eliminação. TABELA 19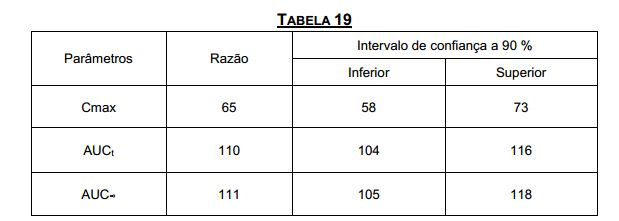
[00203] Assim, os perfis plasmáticos obtidos mostram que não existe perda de biodisponibilidade do ativo, apensar de uma diminuição do Cmax.
[00204] Assim, esses comprimidos matriciais contendo oxicodona de acordo com a presente invenção apresentam um perfil plasmático após administração única em seres humanos, tal que a razão de seu Cmax para o Cmax observado após a administração de comprimidos OxyContin® de liberação prolongada (“Oxycotin® extended release) de mesma dosagem não ultrapassa 0,7.
[00205] Além disso, esses comprimidos matriciais à base de oxicodona de acordo com a presente invenção apresentam um perfil plasmático após adição único nos seres humanos, tais que a razão da AUC~ observada para esses comprimidos em relação à AUC~ observada para comprimidos de OxyContin® (“Oxycotin® extended release) de liberação prolongada de mesma dosagem está compreendida no intervalo de bioequivalência de 80 a 125 %.
[00206] Esses resultados são particularmente vantajosos uma vez que eles significam que a oxicodona é tão bem absorvida pelo organismo quanto o produto de referência, mas que apresentando uma concentração máxima diminuída de aproximadamente 35% para os comprimidos da presente invenção, ela permite uma redução substancial dos riscos de efeitos secundários que ocorrem com concentrações plasmáticas elevadas. EXEMPLO 5 COMPRIMIDOS DE OXICODONA E NALOXONA 5.1. PREPARAÇÃO DOS COMPRIMIDOS
[00207] Comprimidos de acordo com a presente invenção são fabricados pela associação de dois princípios ativos: a oxicodona e a naloxona.
[00208] A naloxona é um antagonista dos opiáceos, que inibe a atividade da oxicodona se o comprimido for desviado de seu uso para ser tomado por injeção. De fato, quando o comprimido é ingerido de modo habitual (via oral), a naloxona não exerce um efeito antagonista pois ela é rapidamente metabolizada quando é ingerida por via oral. A razão oxicodona / naloxona base utilizada aqui é de 4:1.
[00209] Os comprimidos são produzidos da mesma maneira que no exemplo 4 (granulação de oxicodona em um granulador de cisalhamento elevado). Eles não são submetidos a nenhum tratamento térmico antes, durante ou após a compressão.
[00210] A fórmula geral dos comprimidos assim fabricados (lote XCOX 5731) está resumida na tabela 20 a seguir. TABELA 20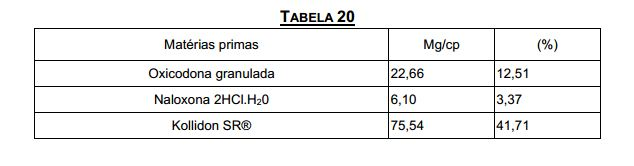
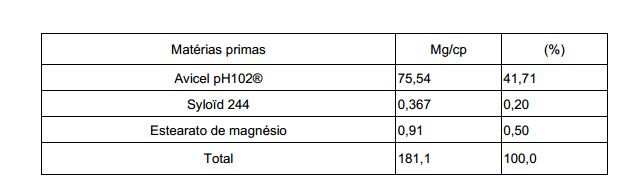
[00211] Após compressão, os comprimidos apresentam as características físicas indicadas na Tabela 21 a seguir. TABELA 21
[00212] Constatou-se que é possível realizar, de acordo com a presente invenção, comprimidos com uma resistência muito elevada ao esmagamento que pode conter dois ativos, em particular um agente opióide e um agente antagonista que bloqueia seu ativo em caso de administração do comprimido por via intravenosa. 5.2. PERFIS DE DISSOLUÇÃO
[00213] São realizados testes de dissolução, como nos exemplos anteriores, nas seguintes condições: Aparelho de tipo II (pás) / 100 rpm / meio pH 6,8 / volume do meio de dissolução: 900 mL / dosagem por espectrofotometria UV contínuo a 225nm / largura do recipiente : 10mm.
[00214] O perfil é dado na figura 8.
[00215] Constata-se que esses comprimidos ultraduros apresentam um perfil de dissolução prolongado (90% de ativo após 12 horas). EXEMPLO 6 COMPRIMIDOS QUE CONTÊM DERIVADOS MINERAIS 6.1. PREPARAÇÃO DOS COMPRIMIDOS
[00216] O objetivo deste teste é realizar comprimidos de acordo com a presente invenção nos quais são utilizados excipientes minerais como agente principal da matriz de compressão.
[00217] São preparados comprimidos contendo oxicodona e diidrato fosfato dicálcico (Emcompress®) para substituir os excipientes de tipo Kollidon SR® e Avicel PH 102® usados nos exemplos anteriores.
[00218] O processo de preparação é idêntico ao descrito no exemplo 1 (granulação da oxicodona seguida da mistura física com os excipientes da mistura para compressão em pó).
[00219] A fórmula geral de fabricação desses comprimidos (lote XCOX 5723) contendo uma dose 20 mg é apresentada na Tabela 22 a seguir. TABELA 22
[00220] A mistura obtida é comprimida como no exemplo 1.
[00221] As características físicas dos comprimidos após compressão são dadas na Tabela 23 a seguir: TABELA 23

[00222] Constata-se mais uma vez que a resistência ao esmagamento obtida é bem superior a 4 MPa, mesmo que nenhuma etapa de aquecimento da mistura ou dos instrumentos de compressão seja necessária. 6.2. PERFIL DE DISSOLUÇÃO
[00223] Os comprimidos assim obtidos são então colocados em um meio de dissolução.
[00224] As condições de dissolução são as seguintes: aparelho de tipo II (pás); velocidade de rotação das pás: 100 rpm; meio pH 6,8; volume do meio de dissolução: 900 ml; UV contínuo a 225nm; recipiente 10mm.
[00225] Os resultados são dados na figura 9,
[00226] Constatou-se que os comprimidos de acordo com a presente invenção obtidos a partir de excipientes minerais são capazes de liberar oxicodona de modo relativamente prolongado ao longo do tempo. EXEMPLO 8 TESTES DE USO ILÍCITO 8.1. TESTES DE ESMAGAMENTO
[00227] O objetivo deste exemplo é determinar a dificuldade de quebrar ou de triturar e eventualmente de obter um pó a partir de comprimidos de Oxicodona de acordo com a presente invenção em relação a comprimidos de oxicodona de referência (OxyContin®).
[00228] Quatro meios foram escolhidos para realizar essa etapa e colocados em ordem crescente de dificuldade: - faca (tipo Opinel®) - colher de café - pinça universal (tipo pinça múltipla) - socador e pilão de vidro (vidros de laboratório).
[00229] A avaliação da dificuldade de esmagamento foi determinada em função da dureza do comprimido.
[00230] As características físicas dos comprimidos de oxicodona testados são dadas na tabela 24. TABELA 24
[00231] A resistência ao esmagamento dos comprimidos de referência é 3,3 vezes menor do que a do comprimido de acordo com a presente invenção.
[00232] O uso da pinça permitiu uma trituração grosseira dos comprimidos (pedaços de 1 a 2 mm), tanto para o produto de referência quanto para os comprimidos da presente invenção.
[00233] Depois da etapa de trituração grosseira por meio da pinça, o uso do socador de laboratório permite a obtenção de um pó fino nos dois casos. Entretanto, o uso do socador sobre os comprimidos de acordo com presente invenção não permite seu esmagamento.
[00234] As dificuldades de esmagamento observadas em cada um dos tipo de comprimido em função do instrumento empregados estão agrupadas na tabela 25 a seguir: TABELA 25

[00235] O produto de referência OxyContin® pode ser facilmente esmagado, qualquer que seja o meio utilizado. Como a dureza é baixa, tem tendência a esfacelar.
[00236] Em compensação, o comprimido de acordo com a presente invenção só pode ser esmagado com a pinça, a faca permite apenas cortar, mas não esmagar. Depois do corte, os pedaços podem ser triturados com um socador. 8.2. TESTES DE DISSOLUÇÃO
[00237] Um comprimido cortado em 2 com uma faca e um comprimido grosseiramente esmagado por meio de uma pinça são submetidos a um teste de dissolução para analisar o impacto do corte e da trituração sobre o perfil de dissolução em relação ao comprimido inteiro. Esse teste é realizado no lote XCOX 5726 preparado de acordo com o exemplo 4, e no produto de referência OxyContin®.
[00238] O método de dissolução é o seguinte: dissolução contínua, meio de dissolução a pH 6,8, 900ml de meio por recipiente, método de pá rotativa,: 100 rpm, dosagem: 40mg de ingrediente ativo por recipiente, espessura das cubas: 10mm; medida por espectrofotometria UV (comprimento de onda À = 225 nm). As leituras são realizadas de 5 em 5 minutos durante a primeira hora, e de 15 em 15 minutos até 24 horas. TABELA 26
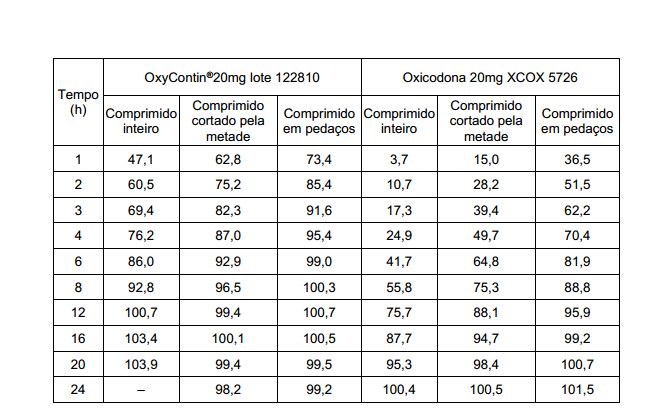
[00239] Constata-se que no meio a pH 6,8, o perfil de dissolução do produto de referência está próximo do que é visado para o comprimido nu, ou seja, sem revestimento de liberação prolongada, ao passo que o perfil do comprimido da presente invenção está próximo do perfil visado para um comprimido com liberação prolongada.
[00240] O fato de cortar o comprimido em dois acelera a dissolução e a dissolução é acentuada quando o comprimido está em pedaços para os dois tipos de comprimido, tornando o princípio ativo mais rapidamente disponível para absorção por via oral.
[00241] Entretanto, o perfil da oxicodona no comprimido « QD » esmagado, de acordo com a presente invenção, continua sendo um perfil de liberação prolongada. 8.3. AVALIAÇÃO DA EXTRAÇÃO DO PRINCÍPIO ATIVO
[00242] Os comprimidos testados foram também avaliados em relação à extração do princípio ativo destinado a uma injeção.
[00243] A Depositante utilizou um kit denominado « Stéribox®» disponível nas farmácias e destinado a um público toxicômano, com a finalidade de prevenir a transmissão de agentes patogênicos através da troca de seringas contaminadas.
[00244] O Stéribox® contém - 2 seringas de 1 ml, - duas doses de água de 5 ml para preparações injetáveis, - duas taças denominadas “Stéricup®”, - dois filtros.
[00245] A extração da oxicodona do produto de referência e do comprimido de acordo com a presente invenção é realizada da seguinte maneira em cada um dos lotes: - 2 testes em um comprimido inteiro, - 2 testes em um comprimido grosseiramente triturado com a pinça, - 2 testes em um comprimido de acordo com a presente invenção triturado com a pinça e depois com o socador e o pilão e - 2 testes com um comprimido de referência diretamente triturado com um socador.
[00246] O meio de extração testado é a água fornecida com o Stéribox®, com o volume máximo disponível (2 ml).
[00247] O modo operatório usado para a extração é o descrito na bula do
[00248] Stéribox®: 1 .- colocar a amostra preparada (inteira, grosseiramente esmagada ou triturada) na taça, 2 .- adicionar 2 ml de água por meio de uma pipeta calibrada, 3 .- misturar com o êmbolo da seringa durante 2 minutos, 4 .- aquecer o conteúdo da taça com um isqueiro durante 1 minuto, 5 .- verificar o volume restante após aquecimento: ele é de 1,7 ml, 6 .- filtrar a solução com o filtro estéril contido no Steribox® que foi introduzido previamente na seringa. Se for preciso, usar uma pipeta para colocar a solução da taça na seringa, 7 .- diluir o filtrado em água para obter uma concentração teórica de princípio ativo de 20mg/100ml 8 .- efetuar a análise substituindo o solvente de extração por água para o produto de referência e o produto em teste.
[00249] Os resultados dos teores obtidos e dos rendimentos de extração para cada um dos testes estão resumidos na Tabela 27 a seguir. TABELA 27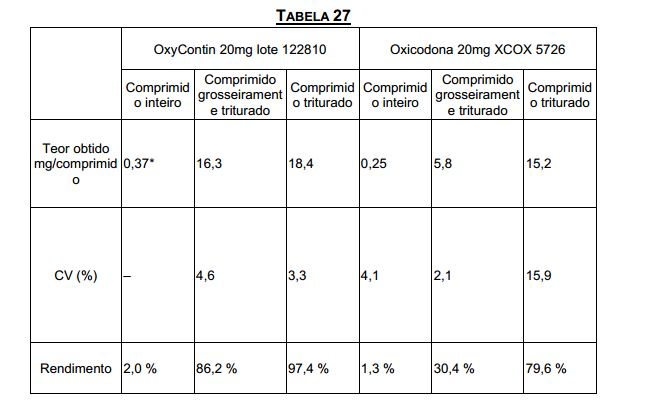 * O resultado se refere a um único teste, pois o segundo teste ficou turvo e o resultado não pôde ser utilizado.
[00250] Constata-se que o rendimento de extração é baixo quando o comprimido está ainda inteiro, qualquer que seja o comprimido empregado.
[00251] Entretanto, os rendimentos de extração são mais elevados para o OxyContin® em todos os testes. Em particular, quando o comprimido de acordo com a presente invenção é grosseiramente triturado, ele libera quase 5 vezes menos princípio ativo do que o produto de referência usado nas mesmas condições.
[00252] Esses resultados mostram que o uso ilícito por via intravenosa pode ser realizado mais facilmente com o OxyContin® do que com os comprimidos de oxicodona “QD” da presente invenção.
[00253] Uma simples pinça é suficiente para obter uma boa extração de OxyContin® ao passo que para os comprimidos de Oxicodona “QD” da presente invenção, será preciso um instrumento adicional para obter uma trituração eficaz e aumentar assim o rendimento da extração. Os comprimidos de acordo com a presente invenção são, portanto, particularmente eficazes para frear o uso ilícito para fins de toxicomania de princípios ativos opióides. EXEMPLO 9 MICROCOMPRIMIDOS DE HIDROMORFONA 9.1. PREPARAÇÃO DOS COMPRIMIDOS
[00254] Neste exemplo, foram realizados comprimidos de grande dureza, de acordo com a presente invenção à base de hidromorfona, alcaloide derivado da morfina que possui uma ação analgésica potente utilizado no tratamento da dor e portanto suscetível de ser usado para fins de toxicomania.
[00255] Foram realizados microcomprimidos de 3 mm de diâmetro contendo uma dose de 3 mg de hidromorfona. 9.1.1. PREPARAÇÃO DOS INGREDIENTES
[00256] A composição dos comprimidos está resumida na Tabela 28 a seguir: TABELA 28
 9.1.2. COMPRESSÃO
[00257] A hidromorfona é primeiramente misturada com os excipientes formando a mistura para compressão (Avicel PH102, Kollidon® SR e sílica) após uma etapa de peneiração destinada a remover as partículas de grande tamanho e os aglomerados. A mistura é efetuada a seco em um misturador (V Blender) durante 20 minutos. O estearato de magnésio em pó é então adicionado à mistura e o conjunto é novamente misturado durante 2 a 5 minutos. A compressão da mistura final assim obtida é realizada por compressão direta da mistura em uma prensa rotativa Sviac RT6 com seis estações, por meio de punções côncavos extra-profundos de 3 mm de diâmetro. A força de compressão aplicada é de 17,8 KN.
[00258] As características dos comprimidos assim obtidos são dadas na Tabela 29 a seguir. TABELA 29
[00259] Os comprimidos obtidos possuem uma dureza superior a 108 N, ou seja, uma resistência ao esmagamento superior a 6,8 MPa e uma friabilidade nula. 9.1.3 PERFIL DE DISSOLUÇÃO
[00260] O perfil de dissolução dos comprimidos assim realizados é medido por espectrofotometria UV durante 12 horas em três condições:
[00261] a) Sem álcool no meio HCl 0,1 N b) Com 20% de álcool no meio HCl 0,1 N c) Com 40% de álcool no meio HCl 0,1 N
[00262] As condições de dissolução são as seguintes: aparelho de tipo 2 (pás): velocidade de rotação das pás: 100 rpm; volume do meio de dissolução: 500 ml; 37°C; filtro 45 μm, coleta automática de amostra (circuito fechado) nos tempos de coleta 5, 15, 30, 45, 60, 120, 180 e 240 minutos. Análise UV a 280 nm com células de 1,0 cm; 10 comprimidos de hidromorfona são depositados em cada um dos recipientes (equivalente a 30 mg/recipiente).
[00263] Os resultados de dissolução são apresentados na figura 12.
[00264] Constata-se que em todos os casos os comprimidos de acordo com a presente invenção apresentam um perfil de liberação prolongada que não aumenta devido à presença de etanol no meio de dissolução.
[00265] Os comprimidos de hidromorfona de acordo com a presente invenção apresentam, portanto, ao mesmo tempo, excelente resistência ao esmagamento e boa resistência ao álcool. Eles são, portanto, perfeitamente apropriados para os ativos suscetíveis de mau uso não intencional ou voluntário. EXEMPLO 10 COMPRIMIDOS DE SULFATO DE MORFINA
[00266] Neste exemplo, comprimidos ultraduros não revestidos à base de sulfato de morfina foram fabricados e sua resistência ao álcool presente no meio de dissolução foi comparada com a de uma formulação de sulfato de morfina vendida comercialmente com o nome de marca Avinza®. Os comprimidos da presente invenção contêm uma dose de 30 mg. 10.1.1 FORMULAÇÃO
[00267] Foram preparados primeiramente microgrânulos de sulfato de morfina montados em grãos neutros com um tamanho de 500 a 600 μm por meio de um agente ligante: HPMC.
[00268] Esses microgrânulos sãp então triturados com um socador a fim de obter uma granulometria fina que permite uma mistura uniforme. Esse triturado é misturado em seguida com excipientes de compressão a fim de obter a mistura que permite realizar os comprimidos ultraduros de acordo com a presente invenção. A natureza e a proporção de cada excipiente estão resumidas no tabela 30. TABELA 30 10.1.2. COMPRESSÃO
[00269] A compressão da mistura final assim obtida é realizada com uma prensa de compressão (PR-12, Sviac) com punções redondos de 10 mm de diâmetro e uma força de compressão de 26,1 kN.
[00270] As características dos comprimidos assim obtidos são dadas na Tabela 31. TABELA 31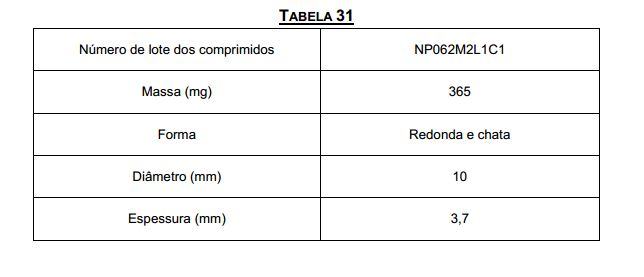

[00271] Os comprimidos obtidos possuem uma dureza superior a 343 N, ou seja, uma resistência ao esmagamento superior a 5,9 MPa e uma friabilidade nula. 10.1.3. PERFIS DE DISSOLUÇÃO
[00272] O perfil de dissolução dos comprimidos preparados de acordo com a presente invenção é medido por espectrofotometria UV durante 12 horas a pH 6,8 sob três condições: a) Sem álcool no meio b) Com 20% de álcool no meio c) Com 40% de álcool no meio
[00273] As condições de dissolução são as seguintes: aparelho com pás giratórias; volume do meio de dissolução 500 mL; velocidade de rotação das pás = 100 rpm; um comprimido de 30 mg por recipiente.
[00274] Os resultados de dissolução são apresentados na figura 13.
[00275] Constata-se que em todos os casos os comprimidos de acordo com a presente invenção apresentam um perfil de liberação prolongada que não aumenta devido à presença de etanol no meio de dissolução. Esses comprimidos apresentam, portanto, uma resistência elevada ao álcool, o que confere aos comprimidos de acordo com a presente invenção uma vantagem nítida sobre outros comprimidos de sulfato de morfina com liberação controlada disponíveis no comércio.
[00276] Testes de dissolução comparativos foram realizados com comprimidos fabricados de acordo com a presente invenção e comprimidos do comércio à base de sulfato de morfina (Avinza®). O método de dissolução utilizado foi o mesmo que o descrito anteriormente com a única diferença que o meio de dissolução é um meio HCl 0,1 N. Duas condições foram testadas: Meio 0,1 N em presença de 20% de etanol (A) e meio HCl 0,1 em presença de 40% de etanol (B).
[00277] Os resultados de dissolução estão relatados na figura 14.
[00278] O produto comercialmente disponível apresenta um perfil de dissolução muito rápido e não é uma forma de liberação prolongada. Além disso, ele apresenta uma tolerância muito pequena ao álcool uma vez que a velocidade de dissolução aumenta com a quantidade de álcool presente no meio.
[00279] Em compensação, a velocidade de dissolução do comprimido de acordo com a presente invenção não é modificada pela presença de álcool no meio.
Claims (16)
1. COMPRIMIDO MATRICIAL INSOLÚVEL EM ÁGUA, de liberação prolongada, caracterizado por compreender um princípio ativo suscetível de uso ilícito para fins de toxicomania dispersado em uma matriz de compressão, referida matriz que consiste em uma mistura de celulose microcristalina e [de acetato de polivinila/polivinilpirrolidona (80:20)], e em que referido princípio ativo representa 10 a 50% em peso do peso total do comprimido, e em que referida matriz de compressão representa 50 a 98% em peso do peso total do referido comprimido, e em que referida mistura de celulose microcristalina e [de acetato de polivinila/polivinilpirrolidona (80:20)] representa entre 40 e 100% em peso do peso total da matriz, e em que referido comprimido é obtido aplicando forças de compressão compreendidas entre 10 kN e 160 kN, em que os referidos princípios ativos pertencem ao grupo que consiste em morfina, oxicodona, hidrocodona, hidromorfona, oximorfona, tramadol, metadona, codeína e buprenorfina, seus sais e seus derivados farmaceuticamente aceitáveis.
2. COMPRIMIDO, de acordo com a reivindicação 1, caracterizado por nem a mistura para compressão, nem os instrumentos de compressão, serem submetidos a uma etapa de aquecimento antes ou durante a etapa de compressão propriamente dita.
3. COMPRIMIDO, de acordo com qualquer uma das reivindicações 1 a 2, caracterizado pela referida matriz de compressão representar 85 a 95% em peso do peso total do referido comprimido.
4. COMPRIMIDO, de acordo com qualquer uma das reivindicações 1 a 3, caracterizado pela referida matriz de compressão compreender ainda um excipiente farmaceuticamente aceitável escolhido no grupo que compreende agentes antiaderentes, agentes ligantes, agentes de carga, lubrificantes, plastificantes, agentes de preenchimento, adoçantes e corantes.
5. COMPRIMIDO, de acordo com qualquer uma das reivindicações 1 a 4, caracterizado pela referida matriz de compressão compreender ainda uma ou mais substâncias (a) a (f) indicadas a seguir ou sua mistura: (a) uma substância que irrita as vias nasais e/ou faríngeas; (b) um agente que aumenta a viscosidade e que permite a formação de um gel quando o comprimido é dissolvido em uma mínima quantidade de água; (c) uma substância emética; (d) um corante aversivo; (e) uma substância de gosto amargo; (f) um antagonista do(s) princípio(s) ativo(s) suscetível de ser usado para fins de toxicomania.
6. COMPRIMIDO, de acordo com a reivindicação 5, caracterizado pelo agente antagonista de dito ou ditos princípios ativos suscetível de ser usado para fins de toxicomania ser a naloxona ou a naltrexona, ou um de seus sais farmaceuticamente aceitáveis.
7. COMPRIMIDO, de acordo com qualquer uma das reivindicações 1 a 6, caracterizado por comportar um revestimento externo.
8. COMPRIMIDO, de acordo com a reivindicação 7, caracterizado pelo referido revestimento externo ser constituído de um polímero de liberação prolongada.
9. COMPRIMIDO, de acordo com a reivindicação 8, caracterizado pelo polímero de liberação prolongada ser escolhido a partir do grupo que compreende derivados de etilcelulose e polímeros metacrílicos.
10. COMPRIMIDO, de acordo com qualquer uma das reivindicações 1 a 9, caracterizado pela referida matriz ser constituída de uma mistura de celulose microcristalina e [de acetato de polivinila/polivinilpirrolidona (80:20)] na proporção (1:1), em que os princípios ativos suscetíveis de serem usados para fins de toxicomania pertencem ao grupo dos analgésicos.
11. COMPRIMIDO, de acordo com a reivindicação 10, caracterizado por comportar um revestimento externo constituído de etilcelulose.
12. COMPRIMIDO, de acordo com qualquer uma das reivindicações 1 a 11, caracterizado por ser como comprimidos de desencorajamento do uso ilícito para fins de toxicomania.
13. PROCESSO DE FABRICAÇÃO DE COMPRIMIDOS MATRICIAIS, conforme definidos em qualquer uma das reivindicações 1 a 12, caracterizado por compreender as etapas: - misturar o(s) princípio(s) ativo(s) com o(s) excipiente(s) da matriz de compressão; - granulação; e - compressão da referida mistura, em que as forças de compressão aplicadas estão entre 10 kN e 160 kN.
14. PROCESSO, de acordo com a reivindicação 13, caracterizado pela etapa de compressão ser realizada sem que a mistura para compressão ou os instrumentos de compressão sejam submetidos a uma etapa de aquecimento antes ou durante a etapa de compressão propriamente dita.
15. PROCESSO, de acordo com qualquer uma das reivindicações 13 a 14, caracterizado por comportar ainda uma etapa de revestimento do referido comprimido matricial.
16. PROCESSO, de acordo com a reivindicação 15, caracterizado por comportar ainda uma etapa de maturação do referido revestimento externo.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR0601842 | 2006-03-01 | ||
| FR0601842A FR2898056B1 (fr) | 2006-03-01 | 2006-03-01 | Comprimes resistant a l'ecrasement destines a eviter le detournement illicite |
| PCT/EP2007/051967 WO2007099152A1 (fr) | 2006-03-01 | 2007-03-01 | Comprimés résistant à l'écrasement destinés à éviter le mésusage involontaire et le détournement illicite |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| BRPI0707044A2 BRPI0707044A2 (pt) | 2011-04-12 |
| BRPI0707044B1 true BRPI0707044B1 (pt) | 2021-03-02 |
| BRPI0707044B8 BRPI0707044B8 (pt) | 2021-05-25 |
Family
ID=37460138
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0707044A BRPI0707044B8 (pt) | 2006-03-01 | 2007-03-01 | comprimido matricial insolúvel em água e processo de fabricação de comprimidos matriciais |
| BRPI0707043A BRPI0707043C8 (pt) | 2006-03-01 | 2007-03-01 | comprimidos matriciais insolúveis em água a base de oxicodona, seu processo de fabricação e uso de uma composição farmacêutica |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0707043A BRPI0707043C8 (pt) | 2006-03-01 | 2007-03-01 | comprimidos matriciais insolúveis em água a base de oxicodona, seu processo de fabricação e uso de uma composição farmacêutica |
Country Status (17)
| Country | Link |
|---|---|
| US (3) | US20100015223A1 (pt) |
| EP (4) | EP2010157B2 (pt) |
| JP (3) | JP2009528329A (pt) |
| KR (2) | KR101445884B1 (pt) |
| CN (3) | CN102266302B (pt) |
| AU (2) | AU2007220454B2 (pt) |
| BR (2) | BRPI0707044B8 (pt) |
| CA (2) | CA2643330C (pt) |
| EA (3) | EA020550B1 (pt) |
| ES (3) | ES2609469T3 (pt) |
| FR (1) | FR2898056B1 (pt) |
| IL (2) | IL193732A (pt) |
| MX (2) | MX2008011241A (pt) |
| NZ (3) | NZ571519A (pt) |
| SG (1) | SG175666A1 (pt) |
| WO (2) | WO2007099154A1 (pt) |
| ZA (2) | ZA200807571B (pt) |
Families Citing this family (81)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US10179130B2 (en) | 1999-10-29 | 2019-01-15 | Purdue Pharma L.P. | Controlled release hydrocodone formulations |
| EP2295043A1 (en) | 1999-10-29 | 2011-03-16 | Euro-Celtique S.A. | Controlled release hydrocodone formulations |
| AU2002227383B2 (en) | 2000-10-30 | 2004-07-08 | Euro-Celtique S.A. | Controlled release hydrocodone formulations |
| US20030068375A1 (en) | 2001-08-06 | 2003-04-10 | Curtis Wright | Pharmaceutical formulation containing gelling agent |
| WO2003024429A1 (en) | 2001-09-21 | 2003-03-27 | Egalet A/S | Polymer release system |
| US20040253310A1 (en) | 2001-09-21 | 2004-12-16 | Gina Fischer | Morphine polymer release system |
| US7776314B2 (en) | 2002-06-17 | 2010-08-17 | Grunenthal Gmbh | Abuse-proofed dosage system |
| US8877241B2 (en) | 2003-03-26 | 2014-11-04 | Egalet Ltd. | Morphine controlled release system |
| PT1842533E (pt) * | 2003-08-06 | 2013-05-17 | Gruenenthal Gmbh | Forma de dosagem protegida contra abuso |
| DE102004020220A1 (de) * | 2004-04-22 | 2005-11-10 | Grünenthal GmbH | Verfahren zur Herstellung einer gegen Missbrauch gesicherten, festen Darreichungsform |
| DE10336400A1 (de) * | 2003-08-06 | 2005-03-24 | Grünenthal GmbH | Gegen Missbrauch gesicherte Darreichungsform |
| DE102004032051A1 (de) | 2004-07-01 | 2006-01-19 | Grünenthal GmbH | Verfahren zur Herstellung einer gegen Missbrauch gesicherten, festen Darreichungsform |
| US8075872B2 (en) | 2003-08-06 | 2011-12-13 | Gruenenthal Gmbh | Abuse-proofed dosage form |
| DE10361596A1 (de) * | 2003-12-24 | 2005-09-29 | Grünenthal GmbH | Verfahren zur Herstellung einer gegen Missbrauch gesicherten Darreichungsform |
| US20070048228A1 (en) | 2003-08-06 | 2007-03-01 | Elisabeth Arkenau-Maric | Abuse-proofed dosage form |
| DE102005005446A1 (de) * | 2005-02-04 | 2006-08-10 | Grünenthal GmbH | Bruchfeste Darreichungsformen mit retardierter Freisetzung |
| US7201920B2 (en) | 2003-11-26 | 2007-04-10 | Acura Pharmaceuticals, Inc. | Methods and compositions for deterring abuse of opioid containing dosage forms |
| DE102004032049A1 (de) | 2004-07-01 | 2006-01-19 | Grünenthal GmbH | Gegen Missbrauch gesicherte, orale Darreichungsform |
| DE102004032103A1 (de) * | 2004-07-01 | 2006-01-19 | Grünenthal GmbH | Gegen Missbrauch gesicherte, orale Darreichungsform |
| DE102005005449A1 (de) * | 2005-02-04 | 2006-08-10 | Grünenthal GmbH | Verfahren zur Herstellung einer gegen Missbrauch gesicherten Darreichungsform |
| ZA200807571B (en) | 2006-03-01 | 2009-08-26 | Ethypharm Sa | Crush-resistant tablets intended to prevent accidental misuse and unlawful diversion |
| US20080069891A1 (en) | 2006-09-15 | 2008-03-20 | Cima Labs, Inc. | Abuse resistant drug formulation |
| US8445018B2 (en) | 2006-09-15 | 2013-05-21 | Cima Labs Inc. | Abuse resistant drug formulation |
| DE102007011485A1 (de) * | 2007-03-07 | 2008-09-11 | Grünenthal GmbH | Darreichungsform mit erschwertem Missbrauch |
| US8821928B2 (en) | 2007-06-04 | 2014-09-02 | Egalet Ltd. | Controlled release pharmaceutical compositions for prolonged effect |
| CN105534936B (zh) | 2007-08-13 | 2020-07-31 | Ohemo 生命科学股份有限公司 | 抗滥用药物、使用方法和制备方法 |
| TWI454288B (zh) | 2008-01-25 | 2014-10-01 | Gruenenthal Chemie | 藥物劑型 |
| ES2599031T3 (es) | 2008-05-09 | 2017-01-31 | Grünenthal GmbH | Proceso para la preparación de una formulación de polvo intermedia y una forma de dosificación solida final utilizando un paso de congelación por pulverización |
| NZ594207A (en) | 2009-02-06 | 2013-03-28 | Egalet Ltd | Immediate release composition resistant to abuse by intake of alcohol |
| FR2946533A1 (fr) | 2009-06-12 | 2010-12-17 | Ethypharm Sa | Reduction des fluctuations plasmatiques d'opioides. |
| AU2010265213B2 (en) | 2009-06-24 | 2012-08-23 | Egalet Ltd. | Controlled release formulations |
| BR112012001466A2 (pt) * | 2009-07-22 | 2020-08-11 | Grünenthal GmbH | forma de dosagem resistente à falsificação para opioides sensíveis à oxidação, seu processo de fabricação, e embalagem |
| ES2534908T3 (es) | 2009-07-22 | 2015-04-30 | Grünenthal GmbH | Forma de dosificación de liberación controlada extruida por fusión en caliente |
| FR2949061B1 (fr) | 2009-08-12 | 2013-04-19 | Debregeas Et Associes Pharma | Microgranules flottants |
| FR2949062B1 (fr) * | 2009-08-12 | 2011-09-02 | Debregeas Et Associes Pharma | Nouvelles formulations pharmaceutiques contre le mesusage des medicaments |
| EP3064064A1 (en) | 2009-09-30 | 2016-09-07 | Acura Pharmaceuticals, Inc. | Methods and compositions for deterring abuse |
| US20110150989A1 (en) * | 2009-12-22 | 2011-06-23 | Mallinkckrodt Inc. | Methods of Producing Stabilized Solid Dosage Pharmaceutical Compositions Containing Morphinans |
| US9579285B2 (en) * | 2010-02-03 | 2017-02-28 | Gruenenthal Gmbh | Preparation of a powdery pharmaceutical composition by means of an extruder |
| CN101843596B (zh) * | 2010-03-26 | 2012-07-25 | 中国人民解放军广州疗养院 | 盐酸美沙酮分散片及其制备方法 |
| EP2568977A1 (en) | 2010-05-11 | 2013-03-20 | Cima Labs Inc. | Alcohol-resistant metoprolol-containing extended- release oral dosage forms |
| WO2012028318A1 (en) | 2010-09-02 | 2012-03-08 | Grünenthal GmbH | Tamper resistant dosage form comprising an anionic polymer |
| CA2808219C (en) | 2010-09-02 | 2019-05-14 | Gruenenthal Gmbh | Tamper resistant dosage form comprising inorganic salt |
| PH12013501345A1 (en) | 2010-12-23 | 2022-10-24 | Purdue Pharma Lp | Tamper resistant solid oral dosage forms |
| BR112014002022A2 (pt) | 2011-07-29 | 2017-02-21 | Gruenenthal Gmbh | comprimido resistente à violação proporcionando liberação de fármaco imediata |
| JP6063462B2 (ja) | 2011-07-29 | 2017-01-18 | グリュネンタール・ゲゼルシャフト・ミト・ベシュレンクテル・ハフツング | 即時薬剤放出を提供するタンパーレジスタント錠剤 |
| FR2983409B1 (fr) * | 2011-12-06 | 2013-12-27 | Ethypharm Sa | Comprime susceptible de lutter contre le detournement par voie injectable |
| BR112014019988A8 (pt) | 2012-02-28 | 2017-07-11 | Gruenenthal Gmbh | Forma de dosagem resistente a socamento compreendendo um composto farmacologicamente ativo e um polímero aniônico |
| LT2838512T (lt) | 2012-04-18 | 2018-11-12 | GrĆ¼nenthal GmbH | Pažeidimui atspari ir dozės atpalaidavimo nuokrypiui atspari farmacinė vaisto forma |
| US10064945B2 (en) | 2012-05-11 | 2018-09-04 | Gruenenthal Gmbh | Thermoformed, tamper-resistant pharmaceutical dosage form containing zinc |
| JP2015521988A (ja) | 2012-07-06 | 2015-08-03 | イガレット・リミテッド | 制御放出用乱用防止性医薬組成物 |
| US9730885B2 (en) | 2012-07-12 | 2017-08-15 | Mallinckrodt Llc | Extended release, abuse deterrent pharmaceutical compositions |
| CN104968333B (zh) | 2012-11-30 | 2018-07-10 | 阿库拉制药公司 | 活性药物成分的自调节释放 |
| US10751287B2 (en) | 2013-03-15 | 2020-08-25 | Purdue Pharma L.P. | Tamper resistant pharmaceutical formulations |
| US20140275038A1 (en) | 2013-03-15 | 2014-09-18 | Inspirion Delivery Technologies, Llc | Abuse deterrent compositions and methods of use |
| MX2015016254A (es) | 2013-05-29 | 2016-04-20 | Gruenenthal Gmbh | Forma de dosificacion resistente al uso indebido con perfil de liberacion bimodal. |
| AU2014273227B2 (en) | 2013-05-29 | 2019-08-15 | Grunenthal Gmbh | Tamper-resistant dosage form containing one or more particles |
| AU2014289187B2 (en) | 2013-07-12 | 2019-07-11 | Grunenthal Gmbh | Tamper-resistant dosage form containing ethylene-vinyl acetate polymer |
| CA3042642A1 (en) | 2013-08-12 | 2015-02-19 | Pharmaceutical Manufacturing Research Services, Inc. | Extruded immediate release abuse deterrent pill |
| US9770514B2 (en) | 2013-09-03 | 2017-09-26 | ExxPharma Therapeutics LLC | Tamper-resistant pharmaceutical dosage forms |
| WO2015065547A1 (en) | 2013-10-31 | 2015-05-07 | Cima Labs Inc. | Immediate release abuse-deterrent granulated dosage forms |
| HK1224189A1 (zh) | 2013-11-26 | 2017-08-18 | Grünenthal GmbH | 通过低温研磨制备粉状药物组合物 |
| US9492444B2 (en) | 2013-12-17 | 2016-11-15 | Pharmaceutical Manufacturing Research Services, Inc. | Extruded extended release abuse deterrent pill |
| WO2015095391A1 (en) | 2013-12-17 | 2015-06-25 | Pharmaceutical Manufacturing Research Services, Inc. | Extruded extended release abuse deterrent pill |
| JP6510628B2 (ja) | 2014-03-26 | 2019-05-15 | サン・ファーマ・アドバンスト・リサーチ・カンパニー・リミテッド | 乱用防止即時放出性被覆リザーバ固体剤形 |
| WO2015173195A1 (en) | 2014-05-12 | 2015-11-19 | Grünenthal GmbH | Tamper resistant immediate release capsule formulation comprising tapentadol |
| US9872835B2 (en) | 2014-05-26 | 2018-01-23 | Grünenthal GmbH | Multiparticles safeguarded against ethanolic dose-dumping |
| CA2910865C (en) | 2014-07-15 | 2016-11-29 | Isa Odidi | Compositions and methods for reducing overdose |
| DK3169315T3 (da) | 2014-07-17 | 2020-08-10 | Pharmaceutical Manufacturing Res Services In | Væskefyldt doseringsform til forhindring af misbrug med øjeblikkelig frigivelse |
| EP3193873A4 (en) * | 2014-09-15 | 2018-05-30 | Inspirion Delivery Technologies, LLC | Orally administrable compositions and methods of deterring abuse by intranasal administration |
| US10729685B2 (en) | 2014-09-15 | 2020-08-04 | Ohemo Life Sciences Inc. | Orally administrable compositions and methods of deterring abuse by intranasal administration |
| AU2015336065A1 (en) | 2014-10-20 | 2017-05-04 | Pharmaceutical Manufacturing Research Services, Inc. | Extended release abuse deterrent liquid fill dosage form |
| US20160256452A1 (en) * | 2015-03-06 | 2016-09-08 | Develco Pharma Schweiz Ag | Composition Of Opioid Receptor Antagonists For Use In Treatment Of Constipation With Highly Increased Whole Gut Transit Time |
| WO2016170097A1 (en) | 2015-04-24 | 2016-10-27 | Grünenthal GmbH | Tamper-resistant dosage form with immediate release and resistance against solvent extraction |
| WO2017040607A1 (en) | 2015-08-31 | 2017-03-09 | Acura Pharmaceuticals, Inc. | Methods and compositions for self-regulated release of active pharmaceutical ingredient |
| CA2998259A1 (en) | 2015-09-10 | 2017-03-16 | Grunenthal Gmbh | Protecting oral overdose with abuse deterrent immediate release formulations |
| WO2017151571A1 (en) * | 2016-02-29 | 2017-09-08 | First Time Us Generics Llc | Abuse deterrent soft chewable drug formulations |
| CA2937365C (en) | 2016-03-29 | 2018-09-18 | F. Hoffmann-La Roche Ag | Granulate formulation of 5-methyl-1-phenyl-2-(1h)-pyridone and method of making the same |
| CN107811985B (zh) * | 2016-09-13 | 2021-05-28 | 四川科瑞德制药股份有限公司 | 一种抗癫痫缓释制剂及其制备方法与用途 |
| US12589083B2 (en) | 2019-05-07 | 2026-03-31 | Clexio Biosciences Ltd. | Abuse-deterrent dosage forms containing esketamine |
| US11324707B2 (en) | 2019-05-07 | 2022-05-10 | Clexio Biosciences Ltd. | Abuse-deterrent dosage forms containing esketamine |
| CN112451493B (zh) * | 2020-12-04 | 2022-06-28 | 江苏恩华药业股份有限公司 | 一种防滥用的羟考酮口服缓释片及其制备方法 |
Family Cites Families (38)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3773955A (en) * | 1970-08-03 | 1973-11-20 | Bristol Myers Co | Analgetic compositions |
| US3966940A (en) | 1973-11-09 | 1976-06-29 | Bristol-Myers Company | Analgetic compositions |
| GB8430346D0 (en) | 1984-11-30 | 1985-01-09 | Reckitt & Colmann Prod Ltd | Analgesic compositions |
| US4874614A (en) * | 1985-03-25 | 1989-10-17 | Abbott Laboratories | Pharmaceutical tableting method |
| DE3702029A1 (de) * | 1987-01-24 | 1988-08-04 | Basf Ag | Waessriges oder pulverfoermiges, wasserdispergierbares praeparat eines in wasser schwerloeslichen pharmazeutischen wirkstoffs und verfahren zu seiner herstellung |
| GB8728294D0 (en) | 1987-12-03 | 1988-01-06 | Reckitt & Colmann Prod Ltd | Treatment compositions |
| DE9109852U1 (de) | 1991-08-09 | 1991-12-12 | CGS Gesellschaft für Entwicklung und Projektierung elektronischer Systeme mbH, 2000 Hamburg | Vorrichtung zur Härteprüfung von Tabletten |
| CA2126441C (en) * | 1991-12-30 | 1999-12-21 | David F. Erkoboni | Microcrystalline cellulose spheronization composition |
| US5656291A (en) * | 1994-03-16 | 1997-08-12 | Pharmacia & Upjohn Aktiebolag | Controlled release preparation |
| US5747058A (en) * | 1995-06-07 | 1998-05-05 | Southern Biosystems, Inc. | High viscosity liquid controlled delivery system |
| US6413536B1 (en) | 1995-06-07 | 2002-07-02 | Southern Biosystems, Inc. | High viscosity liquid controlled delivery system and medical or surgical device |
| JP4098376B2 (ja) | 1996-09-05 | 2008-06-11 | ビーエーエスエフ ソシエタス・ヨーロピア | 錠剤特性の優れた水溶性ビタミン組成物およびその製造法 |
| DE19709663A1 (de) * | 1997-03-10 | 1998-09-17 | Basf Ag | Verwendung von redispergierbaren Polymerpulvern oder Polymergranulaten als Bindemittel zur Herstellung von festen pharmazeutischen Darreichungsformen |
| GB9802201D0 (en) | 1998-02-03 | 1998-04-01 | Cerestar Holding Bv | Free-flowable directly compressible starch as binder,disintegrant and filler for compresion tablets and hard gelatine capsules |
| US6245357B1 (en) * | 1998-03-06 | 2001-06-12 | Alza Corporation | Extended release dosage form |
| US6270790B1 (en) | 1998-08-18 | 2001-08-07 | Mxneil-Ppc, Inc. | Soft, convex shaped chewable tablets having reduced friability |
| US20030118641A1 (en) * | 2000-07-27 | 2003-06-26 | Roxane Laboratories, Inc. | Abuse-resistant sustained-release opioid formulation |
| SG83757A1 (en) * | 1999-12-09 | 2001-10-16 | Wing Thye Lum | Powder composition and method for polishing stone |
| SI2283842T1 (sl) | 2000-02-08 | 2015-07-31 | Euro-Celtique S.A. | Oralne formulacije opioidnih agonistov, varne pred zlorabo |
| DE10014588A1 (de) | 2000-03-27 | 2001-10-04 | Basf Ag | Wirkstoffhaltige Schwimmformen enthaltend Polyvinylacetat und Polyvinylpyrrolidon, deren Verwendung und Herstellung |
| DE10015479A1 (de) * | 2000-03-29 | 2001-10-11 | Basf Ag | Feste orale Darreichungsformen mit retardierter Wirkstofffreisetzung und hoher mechanischer Stabilität |
| KR100390522B1 (ko) * | 2000-12-01 | 2003-07-07 | 피티플러스(주) | 결정질 실리콘 활성층을 포함하는 박막트랜지스터 제조 방법 |
| US6626848B2 (en) * | 2001-03-30 | 2003-09-30 | Eric M. Neuenfeldt | Method and device to reduce needle insertion force |
| UA81224C2 (uk) * | 2001-05-02 | 2007-12-25 | Euro Celtic S A | Дозована форма оксикодону та її застосування |
| ATE345112T1 (de) * | 2001-05-11 | 2006-12-15 | Endo Pharmaceuticals Inc | Opioid enthaltende arzneiform gegen missbrauch |
| US6708626B2 (en) * | 2001-06-11 | 2004-03-23 | Kobe Steel, Ltd. | Double-walled damping structure |
| US7141250B2 (en) * | 2001-08-06 | 2006-11-28 | Euro-Celtique S.A. | Pharmaceutical formulation containing bittering agent |
| US7332182B2 (en) | 2001-08-06 | 2008-02-19 | Purdue Pharma L.P. | Pharmaceutical formulation containing opioid agonist, opioid antagonist and irritant |
| US6592901B2 (en) * | 2001-10-15 | 2003-07-15 | Hercules Incorporated | Highly compressible ethylcellulose for tableting |
| DE102005005446A1 (de) * | 2005-02-04 | 2006-08-10 | Grünenthal GmbH | Bruchfeste Darreichungsformen mit retardierter Freisetzung |
| DE10336400A1 (de) * | 2003-08-06 | 2005-03-24 | Grünenthal GmbH | Gegen Missbrauch gesicherte Darreichungsform |
| DE10361596A1 (de) * | 2003-12-24 | 2005-09-29 | Grünenthal GmbH | Verfahren zur Herstellung einer gegen Missbrauch gesicherten Darreichungsform |
| DE102004032051A1 (de) * | 2004-07-01 | 2006-01-19 | Grünenthal GmbH | Verfahren zur Herstellung einer gegen Missbrauch gesicherten, festen Darreichungsform |
| EP1715852A2 (en) | 2004-01-06 | 2006-11-02 | Panacea Biotec Ltd. | Non-disintegrating oral solid composition of high dose of water soluble drugs |
| ES2653568T3 (es) | 2004-06-12 | 2018-02-07 | Collegium Pharmaceutical, Inc. | Formulaciones de fármacos para la prevención del abuso |
| CA2572491A1 (en) * | 2004-07-01 | 2006-01-12 | Gruenenthal Gmbh | Oral dosage form safeguarded against abuse |
| AT8586U1 (de) | 2005-06-29 | 2006-10-15 | Lannacher Heilmittel | Orale retardformulierung sowie verfahren zu ihrer herstellung |
| ZA200807571B (en) | 2006-03-01 | 2009-08-26 | Ethypharm Sa | Crush-resistant tablets intended to prevent accidental misuse and unlawful diversion |
-
2006
- 2006-03-01 ZA ZA200807571A patent/ZA200807571B/xx unknown
- 2006-03-01 FR FR0601842A patent/FR2898056B1/fr not_active Expired - Lifetime
-
2007
- 2007-03-01 BR BRPI0707044A patent/BRPI0707044B8/pt active IP Right Grant
- 2007-03-01 ES ES07712415.4T patent/ES2609469T3/es active Active
- 2007-03-01 SG SG2011077096A patent/SG175666A1/en unknown
- 2007-03-01 WO PCT/EP2007/051969 patent/WO2007099154A1/fr not_active Ceased
- 2007-03-01 CN CN201110130749.4A patent/CN102266302B/zh active Active
- 2007-03-01 CA CA2643330A patent/CA2643330C/fr active Active
- 2007-03-01 NZ NZ571519A patent/NZ571519A/en unknown
- 2007-03-01 BR BRPI0707043A patent/BRPI0707043C8/pt active IP Right Grant
- 2007-03-01 KR KR1020087024048A patent/KR101445884B1/ko active Active
- 2007-03-01 CN CN200780007175.3A patent/CN101394840B/zh active Active
- 2007-03-01 EP EP07726575.9A patent/EP2010157B2/fr active Active
- 2007-03-01 JP JP2008556789A patent/JP2009528329A/ja active Pending
- 2007-03-01 US US12/224,374 patent/US20100015223A1/en not_active Abandoned
- 2007-03-01 NZ NZ594935A patent/NZ594935A/en unknown
- 2007-03-01 NZ NZ571518A patent/NZ571518A/en unknown
- 2007-03-01 EA EA201170334A patent/EA020550B1/ru not_active IP Right Cessation
- 2007-03-01 ES ES07726575T patent/ES2609695T5/es active Active
- 2007-03-01 MX MX2008011241A patent/MX2008011241A/es active IP Right Grant
- 2007-03-01 JP JP2008556787A patent/JP5508722B2/ja active Active
- 2007-03-01 MX MX2008011240A patent/MX2008011240A/es active IP Right Grant
- 2007-03-01 EP EP16183456.9A patent/EP3115042A1/fr not_active Withdrawn
- 2007-03-01 EP EP16183449.4A patent/EP3115041B1/fr active Active
- 2007-03-01 EA EA200870267A patent/EA014652B1/ru not_active IP Right Cessation
- 2007-03-01 WO PCT/EP2007/051967 patent/WO2007099152A1/fr not_active Ceased
- 2007-03-01 KR KR1020087024049A patent/KR101375903B1/ko not_active Expired - Fee Related
- 2007-03-01 EP EP07712415.4A patent/EP1996166B1/fr not_active Revoked
- 2007-03-01 AU AU2007220454A patent/AU2007220454B2/en active Active
- 2007-03-01 CN CN2007800071749A patent/CN101394839B/zh active Active
- 2007-03-01 EA EA200870268A patent/EA015182B1/ru not_active IP Right Cessation
- 2007-03-01 AU AU2007220456A patent/AU2007220456B2/en active Active
- 2007-03-01 CA CA2643328A patent/CA2643328C/fr active Active
- 2007-03-01 US US12/224,385 patent/US8501160B2/en active Active
- 2007-03-01 ES ES16183449T patent/ES2965034T3/es active Active
-
2008
- 2008-01-01 ZA ZA200807572A patent/ZA200807572B/xx unknown
- 2008-08-27 IL IL193732A patent/IL193732A/en active IP Right Grant
- 2008-08-27 IL IL193733A patent/IL193733A/en active IP Right Grant
-
2013
- 2013-07-12 JP JP2013146942A patent/JP5844312B2/ja active Active
-
2015
- 2015-04-29 US US14/699,684 patent/US20150246035A1/en not_active Abandoned
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2965034T3 (es) | Comprimidos resistentes al aplastamiento destinados a prevenir el uso indebido involuntario y el desvío ilícito | |
| PT1448235E (pt) | Composições farmacêuticas orais de libertação controlada de 5,8,14-triazatetraciclo ( 10.3.1.0(2,11).0(4,9) ) - hexadeca-2(11),3,5,7,9-pentaeno. | |
| BR112014006356B1 (pt) | Comprimido sublingual, processo para a preparação do mesmo e seu uso | |
| AU2012202717B2 (en) | Crush-resistant tablets intended to prevent accidental misuse and unlawful diversion | |
| HK1165263B (en) | Crush–resistant tablets intended to prevent accidental misuse and unlawful diversion | |
| HK1121055B (en) | Crush-resistant oxycodone tablets intended for preventing accidental misuse and unlawful diversion | |
| NZ618120B2 (en) | New abuse-resistant pharmaceutical composition for the treatment of opioid dependence | |
| HK1126399B (en) | Crush-resistant tablets intended to prevent accidental misuse and unlawful diversion |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B06F | Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette] | ||
| B07D | Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette] | ||
| B07E | Notification of approval relating to section 229 industrial property law [chapter 7.5 patent gazette] | ||
| B06U | Preliminary requirement: requests with searches performed by other patent offices: procedure suspended [chapter 6.21 patent gazette] | ||
| B06A | Patent application procedure suspended [chapter 6.1 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted [chapter 16.1 patent gazette] |
Free format text: PRAZO DE VALIDADE: 10 (DEZ) ANOS CONTADOS A PARTIR DE 02/03/2021, OBSERVADAS AS CONDICOES LEGAIS. |
|
| B16C | Correction of notification of the grant [chapter 16.3 patent gazette] |
Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 01/03/2007 OBSERVADAS AS CONDICOES LEGAIS. PATENTE CONCEDIDA CONFORME ADI 5.529/DF |