-
Die Erfindung betrifft eine galenische
Formulierung eines Inhibitors der Magen-Protonenpumpe mit Ausnahme von Omeprazol.
Diese Formulierung liegt in Form von gegen Magensaft geschützten Mikrogranalien,
welche eine verbesserte Stabilität über die
Zeit aufweisen, vor.
-
Die Erfindung erstreckt sich außerdem auf
das Herstellungsverfahren der genannten Mikrogranalien und auf die
pharmazeutischen Präparate
oder Zubereitungen, die diese enthalten.
-
Die Inhibitoren der Magen-Protonenpumpe,
welche im Rahmen der Erfindung Eingang finden, sind Derivate von
Benzimidazol oder von Thienoimidazol mit Ausnahme von Omeprazol
sowie deren pharmazeutisch annehmbare Salze.
-
Unter den Inhibitoren der Protonenpumpe,
welche im Rahmen der Erfindung Eingang finden, befinden sich insbesondere
Lansoprazol, Pantoprazol, Perprazol, Pariprazol, Leminoprazol, Timoprazol
und deren pharmazeutisch annehmbare Salze.
-
Die Inhibitoren der Protonenpumpe
sind für
die Behandlung und die Verhütung
von Erkrankungen, die mit einer übermäßigen Sekretion
von Magensäure
in Verbindung stehen, wie Ösophagitis,
Gastritis, Duodenitis, Magengeschwüre und Zwölffingerdarmgeschwüre, bekannt.
-
Diese Verbindungen können gleichfalls
bei Patienten, die sich einer AIDS-Therapie unterziehen, und bei
Patienten, die unter gastroösophagealem
Reflux oder einem Gastrinom leiden, eingesetzt werden.
-
Schließlich sind diese Verbindungen
für die
Behandlung von Psoriasis und durch Helicobacter hervorgerufenen
Infektionen nützlich.
-
Die Benzimidazolderivate der Erfindung
sind Verbindungen, die in saurem oder neutralem Milieu gegenüber einem
Abbau anfällig
sind, so dass eine Zusammensetzung, die diese enthält, sein
muss:
- – enterisch,
damit der Wirkstoff den Dünndarm
erreicht, und
- – geschützt gegen
Wärme,
Feuchtigkeit, organische Lösemittel
und Licht in einem geringeren Ausmaß.
-
Die Erfindung betrifft eine neue
gegen Magensaft geschützte
Formulierung eines Inhibitors der Protonenpumpe, welche wenigstens
zwei hydrophobe Substanzen enthält,
deren Funktion darin besteht, die Stabilität der Formulierung bei der
Lagerung zu verbessern.
-
Es existieren im Stand der Technik
bereits Formulierungen, die ein Benzimidazolderivat und eine hydrophobe
Substanz enthalten, aber diese Substanz wird nicht ausdrücklich eingesetzt,
um die Stabilität
der Formulierung zu erhöhen.
Außerdem
enthalten diese Formulierungen alkalische und/oder ionische grenzflächenaktive
Verbindungen/Tenside.
-
WO 96/01624 beschreibt Tabletten
von enterischen Mikrogranalien, welche einen Inhibitor der Protonenpumpe
enthalten. Das Ziel der beschriebenen Erfindung besteht darin, Mikrogranalien
herzustellen, die verdichtet werden können, ohne die Eigenschaften
ihrer enterischen Beschichtung zu modifizieren. Um die gewünschten
mechanischen Eigenschaften zu erhalten, muss die enterische Beschichtung
Weichmacher, wie Polysorbate, die PEG-Verbindungen und Cetylalkohol,
enthalten. Die enterische Beschichtung wird beispielsweise aus 74-80%
eines methacrylischen Copolymers, 16-23% Triethylcitrat und 1-3%
einer Mischung von Monoglyceriden und Diglyceriden gebildet. WO
96/01624 beschreibt die Verwendung eines besonderen Weichmachers
in der enterischen Beschichtung, um die Verdichtbarkeit der Granalien
zu verbessern. Außerdem
enthalten die beschriebenen Zusammensetzungen ein ionisches grenzflächenaktives
Mittel/Tensid, wie Natriumlaurylsulfat, oder ein alkalisches Salz,
wie Calciumphosphat.
-
WO 97/12581 beschreibt stabile Omeprazol-Granalien,
welche keinerlei alkalisch machende Verbindungen enthalten. Auf
klassische Weise umfasst die enterische Beschichtung einen Weichmacher,
wie Triethylcitrat. Die Granalien können Gleitmittel, welche hydrophobe
Eigenschaften aufweisen, enthalten. Außerdem sind mit dem Wirkstoff
ein ionisches grenzflächenaktives
Mittel/Tensid, wie Natriumlaurylsulfat, oder Crospovidon, welches
mit einem alkalischen Charakter ausgestattet ist, kombiniert.
-
WO 98/19668 beschreibt Omeprazol-Granalien,
deren Stabilität
verbessert ist, indem eine Barriereschicht zwischen der enterischen
Umhüllung
und dem Wirkstoff eingeschoben ist. Diese Barriereschicht dient dazu,
den Wirkstoff vor Umgebungsfeuchtigkeit und dem enterischen Polymer,
welches mit einem sauren Charakter ausgestattet ist, zu schützen. Dieses
Dokument legt nicht nahe, eine hydrophobe Substanz in der Barriereschicht
zu verwenden, aber diese kann Simethicon® in
einem Massenanteil von 0,4% bezogen auf das Gewicht des Wirkstoffs
enthalten. Myvacet® wird in der enterischen
Beschichtung als Weichmacher eingesetzt. Die Granalien werden aus
einem alkalischen Kern, welcher Hydroxide oder Oxide von Magnesium,
Calcium, Aluminium, Trinatriumphosphat oder Magnesiumtrisilicat
enthalten kann, gebildet.
-
Die Dokumente des Standes der Technik,
die sich auf feste orale Formulierungen von Inhibitoren der Protonenpumpe,
deren Stabilität
man zu erhöhen
sucht, beziehen, beschreiben Formulierungen, die hydrophobe Substanzen
enthalten, aber diese Dokumente lehren nicht, dass die hydrophoben
Substanzen nützlich sind,
um die Stabilität
bei der Lagerung zu erhöhen.
Im Gegenteil werden in diesen Dokumenten die hydrophoben Substanzen
auf klassische Weise als Weichmacher in der enterischen Beschichtung
(WO 96/01624, WO 97/12581, WO 98/19668), als Gleitmittel (WO 97/12581)
oder als Bindemittel (WO 98/19668) eingesetzt. Außerdem enthalten
die Zusammensetzungen, die diese beschreiben, alkalische Verbindungen
oder ionische grenzflächenaktive
Verbindungen/Tenside.
-
Um die Stabilitätsdauer von gegen Magensaft
geschützten
Formulierungen, welche einen Inhibitor der Protonenpumpe enthalten,
bei der Lagerung zu verbessern, wurde im Stand der Technik vorgeschlagen,
eine alkalische Substanz und eine hydrophobe Substanz in die Formulierung
aufzunehmen.
-
WO 98/52564 beschreibt Benzimidazol-Granalien,
welche einen inerten Kern umfassen, welcher von einer Schicht, welche
den Wirkstoff kombiniert mit einer alkalischen Substanz enthält, einer
Barriereschicht, welche aus einer hydrophoben Substanz gebildet
wird, und einer enterischen Beschichtung oder Schicht umhüllt ist.
Die hydrophobe Substanz ist ein Polyalkylsiloxan, ein Mineralöl, Isopropylmyristat,
Stearinsäure
oder Cetylalkohol. Die alkalische Substanz ist beispielsweise Ammoniak,
Ammoniumhydroxid oder Ammoniumcarbonat.
-
WO 98/52564 schlägt vor, die Stabilität von Benzimidazol-Granalien
zu verbessern, indem ein hydrophober Film zwischen den Wirkstoff
und die enterische Umhüllung
eingeschoben wird und indem eine alkalische Substanz mit dem Wirkstoff
kombiniert wird.
-
Es existieren im Stand der Technik
gleichfalls zwei Dokumente, betreffend Formulierungen eines Inhibitors
der Protonenpumpe, die nicht gegen Magensaft geschützt sind,
die nicht in Form von Mikrogranalien vorliegen und die hydrophobe
Substanzen enthalten.
-
WO 96/31213 bezieht sich auf eine
orale pastenartige Formulierung eines Inhibitors der Protonenpumpe
für eine
veterinärmedizinische
Verwendung oder für
Personen, die Schluckbeschwerden haben. Diese Formulierung ist bei
der Langzeitlagerung stabil. Sie enthält einen hydrophoben ölartigen
flüssigen
Träger
und ein hydrophobes Verdickungsmittel. Der ölartige Träger ist beispielsweise Miglyol
810®.
Das Verdickungsmittel ist Cetostearylalkohol, Paraffin oder hydriertes
Rizinusöl.
Die Formulierung enthält
gleichfalls alkalisch machende Mittel, wie Kaliumsorbat oder Triethanolamin.
Die Lehre dieses Dokuments ist speziell auf eine halbfeste Formulierung
ausgerichtet.
-
EP
769 938 beschreibt weiche Kapseln mit verlängerter
Freisetzung, welche gegenüber
Feuchtigkeit, Oxidation und dem Magensaft instabile Substanzen enthalten.
-
Die klassischen weichen Kapseln werden
hauptsächlich
aus einer Masse von hydratisierter Gelatine und zahlreichen Zusatzstoffen,
die sich als mit dem Wirkstoff unverträglich erweisen können, gebildet.
EP 769 938 garantiert die
Stabilität
der weichen Kapseln, welche gegen Feuchtigkeit empfindliche Wirkstoffe
enthalten, indem der Wirkstoff von der Gelatine-Masse isoliert wird.
Die weichen Kapseln von
EP 769
938 werden gebildet:
- – aus einem
Kern, welcher den Wirkstoff und 70% Silicon enthält, umhüllt
- – von
einer ersten Schicht, welche aus Gelatine, Sorbitol und Glycerol
gebildet wird, umhüllt
- – von
einem Siliconfilm.
-
Die Lehre von
EP 769 938 ist auf weiche Kapseln,
die nicht gegen Magensaft geschützt
sind, beschränkt.
-
Es existiert im Stand der Technik
keine gegen Magensaft geschützte,
ein Benzimidazolderivat enthaltende Formulierung, welche bei der
Lagerung stabil ist, keine alkalischen Substanzen aufweist und eine
hydrophobe Substanz zugleich in der aktiven Schicht und in der enterischen
Beschichtung/Schicht aufweist.
-
Das Ziel der Erfindung besteht darin,
eine gegen Magensaft geschützte
Formulierung von Mikrogranalien eines Inhibitors der Magen-Protonenpumpe,
mit Ausnahme von Omeprazol, bereitzustellen, deren Stabilität bei der
Langzeitlagerung verbessert ist und die außerdem die gewünschten
therapeutischen Eigenschaften, d.h. eine gewisse Beständigkeit
gegenüber
der Auflösung
in saurem Milieu und eine schnelle Löslichkeit in neutralem Milieu,
aufweist.
-
Die Erfindung betrifft eine neue,
gegen Magensaft geschützte
Formulierung eines Inhibitors der Protonenpumpe mit Ausnahme von
Omeprazol, welche mehrere hydrophobe Substanzen, die so gewählt sind, dass
sie die Stabilität
des Wirkstoffs erhöhen,
wobei zugleich das gewünschte
Auflösungsprofil
erhalten wird, enthält.
-
Die Mikrogranalien, die den Gegenstand
der Erfindung bilden, enthalten vorzugsweise keine:
- – alkalischen
Verbindungen, d.h. deren pH über
oder gleich 7 ist, beispielsweise die Aminbasen, wie Ammoniak, Triethanolamin;
die Carbonsäuresalze,
wie Natriumcitrat oder Kaliumsorbat; die Carbonate, Phosphate, Hydroxide
oder Oxide von Natrium, Aluminium, Kalium, Magnesium oder Calcium;
Magnesiumtrisilicat; Tris(hydroxymethyl)aminomethan; die natürlichen
Tone, wie Montmrillonit, Natriumglycerophosphat; Natriumborat; die
organischen Puffer, Crospovidon,
- – grenzflächenaktiven
ionischen Mittel/Tenside, wie Laurylsulfat, und
- – Spuren
von organischen Lösemitteln.
-
Die erfindungsgemäßen Mikrogranalien enthalten
einen Inhibitor der Magen-Protonenpumpe mit Ausnahme von Omeprazol
und umfassen jeweils eine aktive Schicht, welche den Wirkstoff enthält, und
eine äußere Magenschutzschicht.
Sie sind dadurch gekennzeichnet, dass die aktive Schicht und die
Magenschutzschicht jeweils mindestens eine hydrophobe Substanz enthalten,
die so gewählt
ist, dass sie die Stabilität
der Mikrogranalien bei der Lagerung verbessert. Die Mikrogranalien
der Erfindung enthalten keinerlei alkalische Verbindung und keinerlei
ionisches grenzflächenaktives
Mittel/Tensid.
-
Man wird hydrophobe Substanzen auswählen, die
mit dem Wirkstoff nicht chemisch reagieren, die während der
Formulierung leicht eingesetzt werden können und die mit den eingesetzten
Trägersubstanzen verträglich sind.
-
Im Rahmen der Erfindung versteht
man unter hydrophober Substanz eine jegliche Substanz, die es erlaubt,
eine Stabilitätszunahme
der Mikrogranalien bei der Lagerung zu erhalten, insbesondere eine
jegliche Substanz, die ein HLB unter 15 aufweist, oder nicht hygroskopisch
oder in Wasser praktisch unlöslich
ist oder einen für
Wasserdampf nicht durchlässigen
Film bildet.
-
In der aktiven Schicht macht die
hydrophobe Substanz vorzugsweise zwischen 5 und 40 Gew.-% des Wirkstoffs
aus. Sie wird vorzugsweise unter den siliconhaltigen Ölen ausgewählt.
-
In der aktiven Schicht können gleichfalls
5 bis 15%, bezogen auf das Gewicht des Wirkstoffs, eines nicht-ionischen
grenzflächenaktiven
Mittels oder Tensids, welches vorzugsweise unter den Polysorbaten (Montanox
80® oder
Montane 20-60®)
ausgewählt
wird, enthalten sein.
-
Die aktive Schicht umfasst vorteilhafterweise
ein Bindemittel, welches unter den pharmazeutisch annehmbaren Bindemitteln,
beispielsweise Hydroxypropylmethylcellulose, dessen Massenanteil
vorzugsweise 30 bis 50 % bezogen auf das Gewicht des Wirkstoffs
ausmacht, ausgewählt
wird.
-
Die äußere Magenschutzschicht wird
vorteilhafterweise aus einem vor Magensaft schützenden filmbildenden Mittel,
einer hydrophoben Substanz und einem hydrophilen Weichmacher gebildet.
-
Vorteilhafterweise wird die in der
Magenschutzschicht enthaltene hydrophobe Substanz unter den Wachsen,
den Ölen
und deren Mischungen, die in der pharmazeutischen Industrie häufig eingesetzt
werden, vorzugsweise den Glyceriden, beispielsweise Gelucire®,
in einem Anteil von 5 bis 20% des trockenen Lacks des filmbildenden
Mittels ausgewählt.
-
Der Weichmacher wird unter den pharmazeutisch
annehmbaren Weichmachern, beispielsweise den PEG, Cetylalkohol oder
Triethylcitrat, ausgewählt.
-
Der Weichmacher macht 5 bis 20%,
vorteilhafterweise 10% des Gewichts des trockenen Lacks des filmbildenden
Mittels aus.
-
Das gegen Magensaft schützende filmbildende
Mittel ist vorteilhafterweise ein Methacrylsäure-Copolymer, wie Eudragit
L30D®,
in einem Anteil von 15 bis 60% des trockenen Polymerüberzugs
bezogen auf das Gewicht der Mikrogranalien.
-
Um die Feuchtigkeitsbeständigkeit
der Magenschutzschicht zu verstärken,
setzt man gegebenenfalls ein Gleitmittel, welches unter den pharmazeutisch
annehmbaren Gleitmitteln ausgewählt
wird, vorteilhafterweise Talkum, ein.
-
Die Magenschutzschicht wird vorteilhafterweise
aus 90 bis 95% filmbildendem Mittel und einer gleichen Menge von
Weichmacher und von hydrophober Substanz gebildet.
-
Gemäß einer bevorzugten Ausführungsweise
der Erfindung ist wenigstens eine Zwischenschicht zwischen der aktiven
Schicht und der Magenschutzschicht eingeschoben. Die Zwischenschicht
kann gleichfalls eine hydrophobe Substanz enthalten, die vorzugsweise
zwischen 5 und 40 Gew.-% des Wirkstoffs ausmacht.
-
Die Zwischenschicht kann ein Verdünnungsmittel
oder ein Umhüllungsmittel,
welches mit einem hydrophoben Weichmacher kombiniert ist, enthalten.
-
Gemäß einer bevorzugten Ausführungsweise
umfassen die erfindungsgemäßen Mikrogranalien:
- – eine
Wirkstoffschicht, die einen Wirkstoff, ein Bindemittel, das aus
den pharmazeutisch annehmbaren Bindemitteln ausgewählt ist,
eine hydrophobe Substanz und ein nicht-ionisches Tensid/grenzflächenaktives Mittel
enthält,
- – eine
erste Schutzschicht, die eine oder mehrere pharmazeutisch annehmbare
hydrophobe Verdünnungsmittel
und ein Bindemittel, welches unter den pharmazeutisch annehmbaren
Bindemitteln ausgewählt
ist, enthält,
- – eine
zweite hydrophobe Schutzschicht, die ein Umhüllungsmittel und einen hydrophoben
Weichmacher enthält,
- – eine
Magenschutzschicht, die ein enterisches filmbildendes Mittel, einen
hydrophilen Weichmacher und eine hydrophobe Substanz enthält.
-
Die erste dem Schutz diendende Zwischenschicht
oder Zwischenschutzschicht umfasst vorteilhafterweise Mannit oder
Mannitol (welches nicht hygroskopisch ist) in einem Massenanteil
von 100 bis 300% und vorzugsweise 200% des Gewichts des Wirkstoffs.
-
Diese Schicht umfasst gleichfalls
ein Bindemittel, welches unter den pharmazeutisch annehmbaren Bindemitteln
ausgewählt
ist, vorteilhafterweise Hydroxypropylmethylcellulose, in einem Anteil
von 10 bis 30% und vorzugsweise 20% des Gewichts des Mannits/Mannitols.
-
In dieser Schutzschicht kann gegebenenfalls
ein Gleitmittel, welches unter den pharmazeutisch annehmbaren Gleitmitteln
ausgewählt
ist, in diesem Falle Talkum (welches nicht hygroskopisch ist), in
einem Anteil unter 100% des Gewichts des Wirkstoffs enthalten sein.
-
Die zweite Schutzschicht wird aus
einem wasserlöslichen
Umhüllungsmittel,
welches unter den pharmazeutisch annehmbaren filmbildenden Mitteln
ausgewählt
ist, vorteilhafterweise Hydroxypropylmethylcellulose, in einem Anteil
von 1 bis 10%, vorzugsweise 5% des Gewichts der nach dem Aufbringen
der ersten Schutzschicht erhaltenen Mikrogranalien gebildet.
-
Man wird vorteilhafterweise in der
zweiten Schutzschicht einen hydrophoben Weichmacher, wie Myvacet®,
in einem Anteil von 10 bis 30% des trockenen Lacks des herangezogenen
Umhüllungsmittels
einsetzen.
-
Die zweite Schutzschicht kann ein
Gleitmittel, welches unter den pharmazeutisch annehmbaren Gleitmitteln
ausgewählt
ist, wie Talkum, in einem Anteil von 10 bis 50 Gew.%, vorzugsweise
15 Gew.-% des trockenen Lacks des herangezogenen Umhüllungsmittels
enthalten.
-
Gemäß einer bevorzugten Ausführungsweise
der Erfindung wird die aktive Schicht auf einen neutralen Kern,
welcher beispielsweise aus Saccharose oder Stärke gebildet ist, dessen Durchmesser
zwischen 200 und 900 Mikrometern einschließlich liegt, aufgebracht.
-
Die erfindungsgemäßen Mikrogranalien haben vorzugsweise
eine Korngröße zwischen
0,3 und 3 mm einschließlich,
noch mehr bevorzugt zwischen 0,4 und 2 mm einschließlich.
-
Gemäß einer bevorzugten Ausführungsweise
umfassen die Mikrogranalien der Erfindung:
- – 35 bis
45% neutrale Kerne/neutrales Material,
- – 15
bis 25% Mannit,
- – 5
bis 15% Wirkstoff,
- – 8
bis 15% Hydroxypropylmethylcellulose,
- – 15
bis 60% eines Methacrylsäure-Copolymers,
- – 0,5
bis 1,5% eines siliconhaltigen Öls,
- – 0,5
bis 1,5% eines nicht-ionischen Tensids,
- – 1
bis 6% eines Weichmachers,
- – 1
bis 6% eines Glycerids,
- – 1
bis 2% Talkum,
wobei die Prozentsätze auf das Gewicht bezogen
angegeben sind.
-
Die Erfindung hat gleichfalls ein
Verfahren zur Herstellung der erfindungsgemäßen Mikrogranalien zum Gegenstand,
Dieses Verfahren ist dadurch gekennzeichnet, dass es in wässrigem
Medium ohne Verwendung von irgendeinem organischen Lösemittel
ausgeführt
wird.
-
Die im Rahmen der Erfindung beschriebenen
Mikrogranalien werden durch Einsatz von jeglichen den Fachleuten
auf diesem Gebiet wohlbekannten Gerätschaften, welche für die Herstellung
und die Umhüllung von
Mikrogranalien adäquat
sind, und insbesondere den Gerätschaften
vom Typ einer herkömmlichen
Turbine, perforierten Turbine oder einer luftdurchströmten Wirbelschicht
erhalten.
-
Gemäß einer bevorzugten Ausführungsweise
werden die erfindungsgemäßen Mikrogranalien
erhalten durch Aufbringen von Schichten auf einen neutralen Kern,
vorzugsweise in einer luftdurchströmten Wirbelschicht, durch aufeinanderfolgende
Zerstäubungen
von:
- – einer
wässrigen
Suspension von Wirkstoff und einer hydrophoben Sub stanz,
- – gegebenenfalls
einer wässrigen
Suspension eines Verdünnungsmittels,
- – gegebenenfalls
einer wässrigen
Suspension eines Umhüllungsmittels
und eines hydrophoben Weichmachers und
- – einer
wässrigen
Suspension des Magenschutzmittels, welches gleich falls als filmbildendes
enterisches Mittel bezeichnet wird.
-
Gemäß einer ganz besonders geschätzten Ausführungsweise
werden die erfindungsgemäßen Mikrogranalien
hergestellt durch Aufbringen von Schichten auf einen neutralen Kern
in einer luftdurchströmten
Wirbelschicht durch aufeinanderfolgende Zerstäubungen von:
- – einer
wässrigen
Suspension von Wirkstoff und einem siliconhaltigen Öl,
- – einer
wässrigen
Suspension von Mannit,
- – einer
wässrigen
Suspension von Hydroxypropylmethylcellulose und
- – einer
wässrigen
Suspension des Magenschutzmittels.
-
Jedem Zerstäubungsschritt folgt vorteilhafterweise
ein Sieben und ein Trocknen bei einer Temperatur unter der Schmelztemperatur
von jedem der Bestandteile, die in die Zusammensetzung der Mikrogranalien
in jedem Schritt Eingang finden.
-
Die gemäß diesem Verfahren erhaltenen
Mikrogranalien enthalten vorteilhafterweise weniger als 1,5 Gew.-%,
vorzugsweise 0,5 Gew.-% Wasser.
-
Die Erfindung hat schließlich die
pharmazeutischen Präparate
zum Gegenstand, die die erfindungsgemäßen Mikrogranalien enthalten,
die durch das zuvor beschriebene Verfahren erhalten werden können, wobei
diese Präparate
vorteilhafterweise in Form von Kapseln, welche ungefähr 5 bis
60 mg Wirkstoff enthalten, vorliegen.
-
Andere Merkmale und Vorteile der
Erfindung werden im Lichte des nachfolgenden Beispiels ersichtlich.
-
BEISPIEL
-
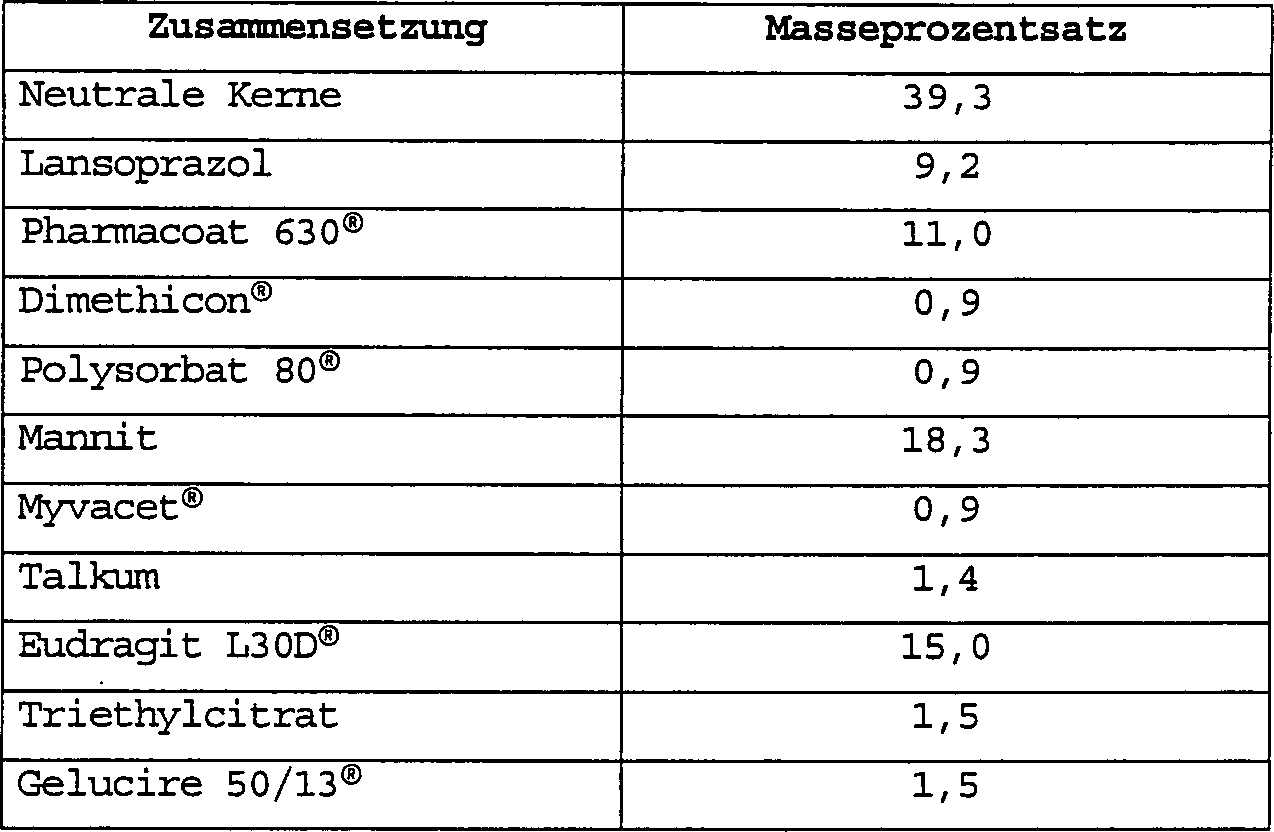
Man stellt Mikrogranalien in einer
Apparatur mit luftdurchströmter
Wirbelschicht vom Typ OHLMAN mit der folgenden Zusammensetzung her:
-
a) Aufbringen des Wirkstoffs
-
Das gereinigte Wasser wird unter
Bewegung gesetzt und man setzt nacheinander das Pharmacoat 603 (hergestellt
von SEPPIC), das Polysorbat 80® (hergestellt von SEPPIC),
das Dimethicon® (hergestellt
von LAMBERT und RIVIERE) und den Wirkstoff zu.
-
Die Bewegung der Suspension wird
während
des gesamten Aufbringens der Schicht auf die neutralen Kerne, welche
in die luftdurchströmte
Wirbelschicht eingebracht worden sind, beibehalten.
-
Die umhüllten neutralen Kerne werden
dann gesiebt und vier Stunden bei ungefähr 50°C getrocknet .
-
b) Vorab erfolgendes Aufbringen
von Pharmacoat®/Mannit
-
Man stellt eine Suspension für das vorab
erfolgende Aufbringen einer Schicht, welche aus 4 Gew.-% Pharmacoat
603®,
20 Gew.-% Mannit 25® (alle beide hergestellt
von ROQUETTE) und 76% gereinigtes Wasser gebildet wird, her.
-
Die zuvor erhaltenen umhüllten und
getrockneten neutralen Kerne werden mit dieser Suspension für das vorab
erfolgende Aufbringen einer Schicht zerstäubt.
-
Die vorab mit einer (weiteren) Schicht überzogenen
neutralen Kerne werden dann gesiebt, dann ein bis vier Stunden bei
ungefähr
50°C getrocknet.
-
c) Vorab erfolgendes Aufbringen
von Pharmacoat®/Myvacet®
-
Dieser Schritt eines vorab erfolgenden
Aufbringens einer Schicht erfolgt unter den gleichen Bedingungen
wie der Schritt des vorab erfolgenden Aufbringens von Pharmcoat®/Mannit.
-
Während
der Schritte a), b) und c) wird die Temperatur der Granalien während der
Zerstäubung
der Suspension zwischen 26 und 28°C
gehalten.
-
d) Umhüllung mit Eudragit L30D®/Gelucire®
-
Man stellt eine wässrige Umhüllungssuspension her, welche
Eudragit L30D®,
Triethylcitrat und Gelucire 50/13® enthält, indem
man das Gelucire® (hergestellt von GATTE
FOSSE) geschmolzen bei 50°C
zusetzt.
-
Die umhüllten Mikrogranalien werden
dann gesiebt und vier Stunden bei ungefähr 45°C getrocknet, dann mit Talkum
gleitfähig
gemacht.
-
Die Trocknungsverluste der Mikrogranalien
liegen am Ende von jedem der Schritte a) bis d) in der Größenordnung
von 0,5 bis 1% nach fünfzehn
Minuten bei 95°C.
-
Die erhaltenen Mikrogranalien haben
die folgenden Eigenschaften:
-
Gemäß dem Europäischen Arzneibuch wurden die
Auflösungsuntersuchungen
in vitro mit einem Apparat mit einem sich mit einer Geschwindigkeit
von 100 Umdrehungen/min drehenden Flügel in 750 ml Wasser bei 37°C ± 0,5°C und pH
= 1,2, zu welchen man nach zwei Stunden 250 ml einer wässrigen
Na3PO4-Lösung mit
pH 12,5 zusetzt, um 1 l einer Lösung
mit pH = 6,8 zu erhalten, ausgeführt.