ES2828717T3 - Compuestos ionizables y composiciones y usos de los mismos - Google Patents
Compuestos ionizables y composiciones y usos de los mismos Download PDFInfo
- Publication number
- ES2828717T3 ES2828717T3 ES16815348T ES16815348T ES2828717T3 ES 2828717 T3 ES2828717 T3 ES 2828717T3 ES 16815348 T ES16815348 T ES 16815348T ES 16815348 T ES16815348 T ES 16815348T ES 2828717 T3 ES2828717 T3 ES 2828717T3
- Authority
- ES
- Spain
- Prior art keywords
- mmol
- dcm
- compound
- mixture
- yield
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- QPLNABOJJNJLOA-UHFFFAOYSA-N CCCCCCCCCCCCCC(OCCN(CCOC(CCCCCCCCCCCCC)=O)C(CN1CC(CO)C1)=O)=O Chemical compound CCCCCCCCCCCCCC(OCCN(CCOC(CCCCCCCCCCCCC)=O)C(CN1CC(CO)C1)=O)=O QPLNABOJJNJLOA-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C271/00—Derivatives of carbamic acids, i.e. compounds containing any of the groups, the nitrogen atom not being part of nitro or nitroso groups
- C07C271/06—Esters of carbamic acids
- C07C271/08—Esters of carbamic acids having oxygen atoms of carbamate groups bound to acyclic carbon atoms
- C07C271/10—Esters of carbamic acids having oxygen atoms of carbamate groups bound to acyclic carbon atoms with the nitrogen atoms of the carbamate groups bound to hydrogen atoms or to acyclic carbon atoms
- C07C271/16—Esters of carbamic acids having oxygen atoms of carbamate groups bound to acyclic carbon atoms with the nitrogen atoms of the carbamate groups bound to hydrogen atoms or to acyclic carbon atoms to carbon atoms of hydrocarbon radicals substituted by singly-bound oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/04—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
- C07D207/10—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D207/12—Oxygen or sulfur atoms
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/10—Dispersions; Emulsions
- A61K9/127—Synthetic bilayered vehicles, e.g. liposomes or liposomes with cholesterol as the only non-phosphatidyl surfactant
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7088—Compounds having three or more nucleosides or nucleotides
- A61K31/7105—Natural ribonucleic acids, i.e. containing only riboses attached to adenine, guanine, cytosine or uracil and having 3'-5' phosphodiester links
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7088—Compounds having three or more nucleosides or nucleotides
- A61K31/713—Double-stranded nucleic acids or oligonucleotides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/16—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing nitrogen, e.g. nitro-, nitroso-, azo-compounds, nitriles, cyanates
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/22—Heterocyclic compounds, e.g. ascorbic acid, tocopherol or pyrrolidones
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/24—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite containing atoms other than carbon, hydrogen, oxygen, halogen, nitrogen or sulfur, e.g. cyclomethicone or phospholipids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/48—Preparations in capsules, e.g. of gelatin, of chocolate
- A61K9/50—Microcapsules having a gas, liquid or semi-solid filling; Solid microparticles or pellets surrounded by a distinct coating layer, e.g. coated microspheres, coated drug crystals
- A61K9/51—Nanocapsules; Nanoparticles
- A61K9/5107—Excipients; Inactive ingredients
- A61K9/5123—Organic compounds, e.g. fats, sugars
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C237/00—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups
- C07C237/02—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups having the carbon atoms of the carboxamide groups bound to acyclic carbon atoms of the carbon skeleton
- C07C237/04—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups having the carbon atoms of the carboxamide groups bound to acyclic carbon atoms of the carbon skeleton the carbon skeleton being acyclic and saturated
- C07C237/08—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups having the carbon atoms of the carboxamide groups bound to acyclic carbon atoms of the carbon skeleton the carbon skeleton being acyclic and saturated having the nitrogen atom of at least one of the carboxamide groups bound to an acyclic carbon atom of a hydrocarbon radical substituted by singly-bound oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C237/00—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups
- C07C237/02—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups having the carbon atoms of the carboxamide groups bound to acyclic carbon atoms of the carbon skeleton
- C07C237/16—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups having the carbon atoms of the carboxamide groups bound to acyclic carbon atoms of the carbon skeleton the carbon skeleton being acyclic and unsaturated
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C237/00—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups
- C07C237/50—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by amino groups having the nitrogen atom of at least one of the carboxamide groups quaternised
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D205/00—Heterocyclic compounds containing four-membered rings with one nitrogen atom as the only ring hetero atom
- C07D205/02—Heterocyclic compounds containing four-membered rings with one nitrogen atom as the only ring hetero atom not condensed with other rings
- C07D205/04—Heterocyclic compounds containing four-membered rings with one nitrogen atom as the only ring hetero atom not condensed with other rings having no double bonds between ring members or between ring members and non-ring members
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/04—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
- C07D207/08—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon radicals, substituted by hetero atoms, attached to ring carbon atoms
- C07D207/09—Radicals substituted by nitrogen atoms, not forming part of a nitro radical
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
- C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D211/68—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having one double bond between ring members or between a ring member and a non-ring member
- C07D211/72—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having one double bond between ring members or between a ring member and a non-ring member with hetero atoms or with carbon atoms having three bonds to hetero atoms, with at the most one bond to halogen, directly attached to ring carbon atoms
- C07D211/74—Oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
- C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D211/80—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members
- C07D211/82—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
- C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D211/80—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members
- C07D211/84—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms, with at the most one bond to halogen directly attached to ring carbon atoms
- C07D211/86—Oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/06—Phosphorus compounds without P—C bonds
- C07F9/08—Esters of oxyacids of phosphorus
- C07F9/09—Esters of phosphoric acids
- C07F9/10—Phosphatides, e.g. lecithin
- C07F9/106—Adducts, complexes, salts of phosphatides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K2300/00—Mixtures or combinations of active ingredients, wherein at least one active ingredient is fully defined in groups A61K31/00 - A61K41/00
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicinal Chemistry (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- Molecular Biology (AREA)
- Biochemistry (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Physics & Mathematics (AREA)
- Biomedical Technology (AREA)
- Nanotechnology (AREA)
- Optics & Photonics (AREA)
- Biophysics (AREA)
- Dispersion Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicinal Preparation (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Hydrogenated Pyridines (AREA)
- Plural Heterocyclic Compounds (AREA)
- Pyrrole Compounds (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
Abstract
Compuesto que comprende la estructura mostrada en la fórmula I **(Ver fórmula)** en la que R1 y R2 son R1 = CH2(CH2)nOC(=O)R4 R2 = CH2(CH2)mOC(=O)R5 en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20); en la que R3 se selecciona de **(Ver fórmula)** en los que cada R6 se selecciona independientemente de H, alquilo, hidroxilo, hidroxialquilo, alcoxilo, alcoxialcoxilo y aminoalquilo; cada R7 se selecciona independientemente de H, alquilo, hidroxialquilo y aminoalquilo; Q es O o NR7, en los que alquilo es alquilo C(1-6), hidroxialquilo es hidroxi[alquilo C(1-6)] y aminoalquilo es amino[alquilo C(1-6)].
Description
DESCRIPCIÓN
Compuestos ionizables y composiciones y usos de los mismos
Campo técnico de la invención
Esta invención se refiere a los campos de productos biofarmacéuticos y terapéuticos. Más particularmente, esta invención se refiere a compuestos, a composiciones y a métodos para proporcionar nanopartículas para administrar y distribuir agentes activos o compuestos farmacológicos a células, tejidos, órganos y sujetos.
Antecedentes de la invención
Los agentes terapéuticos tales como compuestos farmacológicos, moléculas de ácido nucleico y otros agentes activos actúan por absorción en las células, los tejidos y los órganos de un sujeto. La transfección de agentes y moléculas en células es a menudo una etapa limitante en la acción terapéutica.
Cuando las moléculas de agente activo son sensibles al ataque o a la degradación en suero u otros entornos biológicos, se vuelve necesario proteger las moléculas con el fin de lograr su efecto farmacológico.
Por ejemplo, un modo de llevar a cabo la transfección de ácidos nucleicos es encapsular las moléculas activas en una nanopartícula lipídica. Los inconvenientes de esta metodología incluyen toxicidad potencial en diversas modalidades de administración, tales como inyección intravenosa, y bajas tasas de penetración celular.
Desde hace mucho tiempo existe la necesidad de moléculas que proporcionen nanopartículas que tengan propiedades de transfección favorables para administrar agentes activos a células.
Lo que es necesario son composiciones y compuestos para formar nanopartículas para agentes activos. Existe la necesidad continuada de moléculas de tipo lípido y composiciones para la transfección y distribución eficientes de moléculas de ácido nucleico y otros agentes a células y sujetos.
Breve sumario
Esta invención se refiere a moléculas y a composiciones de las mismas para su uso en productos biofarmacéuticos y terapéuticos. Más particularmente, esta invención se refiere a compuestos, a composiciones y a métodos para proporcionar nanopartículas para administrar y distribuir agentes activos o compuestos farmacológicos a células, tejidos, órganos y sujetos.
Esta invención proporciona una gama de compuestos ionizables. Los compuestos ionizables de esta invención pueden usarse para formar nanopartículas para administrar y distribuir agentes activos.
Realizaciones de esta invención tienen la estructura mostrada en la fórmula I

en la que R1 y R2 son
R1 = CH2(CH2)nOC(=O)R4
R2 = CH2(CH2)mOC(=O)R5
en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20);
en la que R3 se selecciona de


en los que
cada R6 se selecciona independientemente de H, alquilo, hidroxilo, hidroxialquilo, alcoxilo, alcoxialcoxilo y aminoalquilo;
cada R7 se selecciona independientemente de H, alquilo, hidroxialquilo y aminoalquilo;
Q es O o NR7;
en los que alquilo es alquilo C(1-6), hidroxialquilo es hidroxi[alquilo C(1-6)] y aminoalquilo es amino[alquilo C(1-6)]. Esta invención contempla además composiciones que contienen un compuesto ionizable anterior y un portador farmacéuticamente aceptable. En algunas realizaciones, la composición puede contener nanopartículas. Esta divulgación incluye composiciones farmacéuticas que comprenden un compuesto ionizable anterior, un agente activo y un portador farmacéuticamente aceptable. El compuesto ionizable puede ser de desde el 15% en moles hasta el 40% en moles de los lípidos de la composición. En algunas realizaciones, la composición puede comprender nanopartículas.
Un agente activo de esta divulgación puede ser una o más moléculas de iARN. Un agente activo puede ser una o más moléculas de iARN seleccionadas de ARN de interferencia pequeños (ARNip), ARN bicatenarios (ARNbc) que son sustratos de Dicer, microARN (miARN), ARN en horquilla cortos (ARNhc), Ar N dirigidos por ADN (ARNda), ARN asociados a Piwi (piARN), ARNip asociados a repeticiones (ARNipar) y formas modificadas de los mismos.
Un agente activo de esta divulgación puede ser uno o más principios activos farmacéuticos.
En determinadas realizaciones, esta invención incluye composiciones para su uso en la distribución de un agente activo para tratar un estado o una enfermedad en un sujeto, comprendiendo la composición un compuesto ionizable anterior, un lípido estructural, un lípido estabilizante y un lípido para reducir la inmunogenicidad de la composición. El agente activo puede ser una o más moléculas de iARN y la composición puede comprender nanopartículas que encapsulan las moléculas de iARN.
Esta invención contempla además composiciones que contienen un compuesto ionizable y uno o más excipientes farmacéuticamente aceptables. En algunas realizaciones, una composición de esta invención puede ser una nanopartícula que se compone, al menos en parte, de un compuesto ionizable.
Los compuestos de esta invención pueden usarse para elaborar composiciones para su uso en la distribución de un agente activo en un sujeto, en los que la composición incluye un compuesto ionizable.
Una composición de esta invención puede usarse en la distribución de un agente activo para tratar un estado o una enfermedad en un sujeto.
Una composición para su uso en la distribución de un agente activo para tratar un estado o una enfermedad en un sujeto puede incluir un compuesto ionizable, un lípido estructural y un lípido para reducir la inmunogenicidad de la composición.
Breve descripción de los dibujos
Los compuestos que no se incluyen en las reivindicaciones adjuntas deben considerarse solamente como compuestos de referencia.
Figura 1: la figura 1 muestra un esquema para la preparación del compuesto A6.
Figura 2: la figura 2 muestra un esquema para la preparación del compuesto AB.
Figura 3: la figura 3 muestra un esquema para la preparación del compuesto A4.
Figura 4: la figura 4 muestra un esquema para la preparación del compuesto B8.
Figura 5: la figura 5 muestra un esquema para la preparación del compuesto A9.
Figura 6: la figura 6 muestra un esquema para la preparación del compuesto AA.
Figura 7: la figura 7 muestra un esquema para la preparación del compuesto A5.
Figura 8: la figura 8 muestra un esquema para la preparación del compuesto A1.
Figura 9: la figura 9 muestra un esquema para la preparación del compuesto D22.
Figura 10: la figura 10 muestra un esquema para la preparación de los compuestos A7 y A8.
Figura 11: la figura 11 muestra un esquema para la preparación de los compuestos C3 y C2.
Figura 12: la figura 12 muestra un esquema para la preparación del compuesto DD.
Figura 13: la figura 13 muestra un esquema para la preparación del compuesto E4.
Figura 14: la figura 14 muestra un esquema para la preparación del compuesto CA.
Figura 15: la figura 15 muestra un esquema para la preparación del compuesto D1.
Figura 16: la figura 16 muestra un esquema para la preparación del compuesto D7.
Figura 17: la figura 17 muestra un esquema para la preparación del compuesto F6.
Figura 18: la figura 18 muestra un esquema para la preparación de los compuestos F5 y F7.
Figura 19: la figura 19 muestra un esquema para la preparación de los compuestos F8 y F9.
Figura 20: la figura 20 muestra un esquema para la preparación de los compuestos C25 y C24
Figura 21: la figura 21 muestra un esquema para la preparación del compuesto D16.
Figura 22: la figura 22 muestra un esquema para la preparación del compuesto D17.
Figura 23: la figura 23 muestra un esquema para la preparación del compuesto D18.
Figura 24: la figura 24 muestra un esquema para la preparación del compuesto D19.
Figura 25: la figura 25 muestra un esquema para la preparación del compuesto D20.
Figura 26: la figura 26 muestra un esquema para la preparación del compuesto D21.
Figura 27: la figura 27 muestra un esquema para la preparación del compuesto E37.
Figura 28: la figura 28 muestra un esquema para la preparación de los compuestos E38 y E39.
Figura 29: la figura 29 muestra un esquema para la preparación del compuesto E40.
Figura 30: la figura 30 muestra un esquema para la preparación del compuesto A23.
Figura 31: la figura 31 muestra un esquema para la preparación del compuesto A24.
Figura 32: la figura 32 muestra un esquema para la preparación del compuesto A25.
Descripción detallada de la invención
Esta invención proporciona una gama de moléculas ionizables que son anfífilas con propiedades similares a los lípidos. Los compuestos ionizables de esta invención pueden usarse en la administración de agentes terapéuticos a células, tejidos u órganos, organismos y sujetos.
En algunos aspectos, esta invención proporciona compuestos para formar nanopartículas lipídicas para encapsular y administrar agentes activos, tales como moléculas de ácido nucleico, a células y sujetos.
Esta invención puede proporcionar una composición para su uso en la distribución de un agente activo en células, tejidos u órganos, organismos y sujetos, en la que la composición incluye una o más de las moléculas ionizables de esta invención.
Las composiciones de esta invención pueden incluir una o más de las moléculas ionizables, junto con un lípido estructural y uno o más lípidos para reducir la inmunogenicidad de la composición.
Una molécula ionizable de esta invención puede ser cualquier % en moles de una composición de esta invención. Las composiciones de esta invención pueden incluir una o más de las moléculas ionizables, junto con un lípido estructural y uno o más lípidos para reducir la inmunogenicidad de la composición.
Las composiciones de esta invención pueden incluir una o más de las moléculas ionizables, junto con un lípido estructural, uno o más lípidos estabilizantes y uno o más lípidos para reducir la inmunogenicidad de la composición. Composiciones con tres componentes
Tal como se usa en el presente documento, un componente de una formulación, tal como un “lípido”, puede ser un compuesto individual o puede ser una combinación de uno o más compuestos lipídicos adecuados. Por ejemplo, “un lípido estabilizante” puede referirse a un lípido estabilizante individual o a una combinación de uno o más lípidos estabilizantes adecuados. Un experto en la técnica puede apreciar fácilmente que pueden usarse determinadas combinaciones de los compuestos descritos en el presente documento sin experimentación indebida y que la descripción de un componente de una formulación abarca diversas combinaciones de compuestos.
Los compuestos ionizables de una composición de esta invención pueden ser de desde el 50% en moles hasta el 80% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, las moléculas ionizables de una composición pueden ser de desde el 55% en moles hasta el 65% en moles de los componentes lipídicos de la composición. En realizaciones adicionales, las moléculas ionizables de una composición pueden ser aproximadamente el 60% en moles de los componentes lipídicos de la composición.
El lípido estructural de una composición de esta invención puede ser de desde el 20% en moles hasta el 50% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, el lípido estructural de una composición puede ser de desde el 35% en moles hasta el 45% en moles de los componentes lipídicos de la composición.
El uno o más lípidos para reducir la inmunogenicidad de la composición pueden ser de desde un total del 1% en moles hasta el 8% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, el uno o más lípidos para reducir la inmunogenicidad de la composición pueden ser de desde un total del 1% en moles hasta el 5% en moles de los componentes lipídicos de la composición.
En aspectos adicionales, una composición de esta invención puede incluir además un lípido catiónico, que puede ser de desde el 5% en moles hasta el 25% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, una composición de esta invención puede incluir además un lípido catiónico, que puede ser de desde el 5% en moles hasta el 15% en moles de los componentes lipídicos de la composición. En estos aspectos, la razón molar de las concentraciones del lípido catiónico con respecto a las moléculas ionizables de una composición de esta invención puede ser de desde 5:80 hasta 25:50.
En composiciones de esta invención, la totalidad de los componentes lipídicos puede incluir uno o más de los componentes moleculares del compuesto ionizable, un lípido estructural y uno o más lípidos para reducir la inmunogenicidad de la composición.
Composiciones con cuatro componentes
Las moléculas ionizables de una composición de esta invención pueden ser de desde el 15% en moles hasta el 40% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, las moléculas ionizables de una composición pueden ser de desde el 20% en moles hasta el 35% en moles de los componentes lipídicos de la composición. En realizaciones adicionales, las moléculas ionizables de una composición pueden ser de desde el 25% en moles hasta el 30% en moles de los componentes lipídicos de la composición.
El lípido estructural de una composición de esta invención puede ser de desde el 25% en moles hasta el 40% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, el lípido estructural de una composición puede ser de desde el 30% en moles hasta el 35% en moles de los componentes lipídicos de la composición.
La suma de los lípidos estabilizantes de una composición de esta invención puede ser de desde el 25% en moles hasta el 40% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, la suma de los lípidos estabilizantes de una composición puede ser de desde el 30% en moles hasta el 40% en moles de los componentes lipídicos de la composición.
En algunas realizaciones, una composición de esta invención puede incluir dos o más lípidos estabilizantes, en la que cada uno de los lípidos estabilizantes puede ser, individualmente, de desde el 5% en moles hasta el 35% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, una composición de esta invención puede incluir dos o más lípidos estabilizantes, en la que cada uno de los lípidos estabilizantes puede ser, individualmente, de desde el 10% en moles hasta el 30% en moles de los componentes lipídicos de la composición.
En determinadas realizaciones, la suma del uno o más lípidos estabilizantes puede ser de desde el 25% en moles hasta el 40% en moles de los lípidos de la composición, en la que cada uno de los lípidos estabilizantes puede ser, individualmente, de desde el 5% en moles hasta el 35% en moles.
En determinadas realizaciones, la suma del uno o más lípidos estabilizantes pueden ser de desde el 30% en moles hasta el 40% en moles de los lípidos de la composición, en la que cada uno de los lípidos estabilizantes puede ser, individualmente, de desde el 10% en moles hasta el 30% en moles.
El uno o más lípidos para reducir la inmunogenicidad de la composición pueden ser de desde un total del 1% en moles hasta el 8% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, el uno o más lípidos para reducir la inmunogenicidad de la composición pueden ser de desde un total del 1% en moles hasta el 5% en moles de los componentes lipídicos de la composición.
En aspectos adicionales, una composición de esta invención puede incluir además un lípido catiónico, que puede ser de desde el 5% en moles hasta el 25% en moles de los componentes lipídicos de la composición. En determinadas realizaciones, una composición de esta invención puede incluir además un lípido catiónico, que puede ser de desde el 5% en moles hasta el 15% en moles de los componentes lipídicos de la composición. En estos aspectos, la razón molar de las concentraciones del lípido catiónico con respecto a las moléculas ionizables de una composición de esta invención puede ser de desde 5:35 hasta 25:15.
En determinadas realizaciones, la totalidad de los componentes lipídicos de una composición puede incluir uno o más de los componentes moleculares del compuesto ionizable, un lípido estructural, uno o más lípidos para reducir la inmunogenicidad de la composición y uno o más lípidos estabilizantes.
Ejemplos de composiciones lipídicas
En algunas realizaciones, tres componentes similares a lípidos, es decir, una o más moléculas ionizables, un lípido estructural y uno o más lípidos para reducir la inmunogenicidad de la composición pueden ser el 100% de los componentes lipídicos de la composición. En determinadas realizaciones, puede incluirse un lípido catiónico.
En la tabla 1 se muestran ejemplos de composiciones de esta invención.
Tabla 1: composiciones de componentes lipídicos (cada uno en % en moles del total)


En determinadas realizaciones, cuatro componentes similares a lípidos, es decir, una o más moléculas ionizables, un lípido estructural y uno o más lípidos para reducir la inmunogenicidad de la composición y uno o más lípidos estabilizantes pueden ser el 100% de los componentes lipídicos de la composición.
En la tabla 2 se muestran ejemplos de composiciones de esta invención.
Tabla 2: composiciones de componentes lipídicos (cada uno en % en moles del total)

Composiciones para la biodistribución selectiva
Algunos aspectos de esta invención pueden proporcionar una gama de composiciones para su uso en la distribución de un agente activo a diversos órganos o tejidos de un sujeto.
Por ejemplo, las composiciones de esta invención pueden contener un lípido ionizable, un lípido estructural y un lípido para reducir la inmunogenicidad de la composición.
En algunas realizaciones, las composiciones de esta invención pueden contener un lípido ionizable, un lípido estructural, uno o más lípidos estabilizantes y un lípido para reducir la inmunogenicidad de la composición.
Las composiciones de esta invención pueden proporcionar una biodistribución sorprendentemente selectiva del agente activo a un órgano o tejido particular.
En algunas realizaciones, una composición de esta invención puede proporcionar una biodistribución sorprendentemente selectiva del agente activo al pulmón de un sujeto.
En realizaciones adicionales, una composición de esta invención puede proporcionar una biodistribución sorprendentemente selectiva del agente activo al hígado de un sujeto.
En algunas realizaciones, una composición de esta invención puede proporcionar una biodistribución sorprendentemente selectiva del agente activo al colon de un sujeto.
En algunas realizaciones, una composición de esta invención puede proporcionar una biodistribución sorprendentemente selectiva del agente activo al páncreas de un sujeto.
En determinadas realizaciones, la razón de la distribución del agente activo al pulmón con respecto a la distribución del agente activo al hígado del sujeto puede ser al menos 1,5.
En realizaciones adicionales, la razón de la distribución del agente activo al pulmón con respecto a la distribución del agente activo al hígado del sujeto puede ser al menos 5.
Compuestos ionizables
Los compuestos ionizables de esta invención pueden tener propiedades similares a los lípidos, por ejemplo, como anfífilos.
Los compuestos ionizables de la invención tienen la estructura mostrada en la fórmula I

en la que R1 y R2 son
R1 = CH2(CH2)nOC(=O)R4
R2 = CH2(CH2)mOC(=O)R5
en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20);
en la que R3 se selecciona de

en los que
cada R6 se selecciona independientemente de H, alquilo, hidroxilo, hidroxialquilo, alcoxilo, alcoxialcoxilo y aminoalquilo;
cada R7 se selecciona independientemente de H, alquilo, hidroxialquilo y aminoalquilo;
Q es O o NR7.
En algunas realizaciones, cada uno de los grupos alquenilo puede tener desde uno hasta dos dobles enlaces. Los términos alquilo, hidroxialquilo y aminoalquilo se refieren a alquilo C(1-6), hidroxi[alquilo C(1-6)] y amino[alquilo C(1-6)].
Según la invención, la molécula ionizable se refiere preferiblemente a compuestos que tienen la estructura mostrada en la fórmula I

en la que R1 y R2 son
R1 = CH2(CH2)nOC(=O)R4
R2 = CH2(CH2)mOC(=O)R5
en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20);
en la que R3 se selecciona de
cada R6 se selecciona independientemente de H, alquilo, hidroxilo, hidroxialquilo, alcoxilo, alcoxialcoxilo, aminoalquilo; cada R7 se selecciona independientemente de H, alquilo, hidroxialquilo;
Q es O o NR7;
en la que cada uno de los grupos alquenilo puede tener desde uno hasta dos dobles enlaces;
y los términos alquilo, hidroxialquilo y aminoalquilo se refieren a alquilo C(1-6), hidroxi[alquilo C(1-6)] y amino[alquilo C(1-6)].
En algunas realizaciones, los ejemplos de una molécula ionizable incluyen compuestos que tienen la estructura mostrada en la fórmula I

en la que R1 y R2 son
R1 = CH2(CH2)nOC(=O)R4
R2 = CH2(CH2)mOC(=O)R5
en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20);
en la que R3 se selecciona de

en los que
cada R6 se selecciona independientemente de H, alquilo, hidroxilo, hidroxialquilo, alcoxilo, alcoxialcoxilo, aminoalquilo; cada R7 se selecciona independientemente de H, alquilo;
cada uno de los grupos alquenilo puede tener desde uno hasta dos dobles enlaces;
R4 y R5 son independientemente en cada aparición un grupo alquilo C(14-18) o un grupo alquenilo C(14-18).
Los términos alquilo, hidroxialquilo y aminoalquilo se refieren a alquilo C(1-6), hidroxi[alquilo C(1-6)] y amino[alquilo C(1-6)].
En algunas realizaciones, los ejemplos de una molécula ionizable incluyen compuestos que tienen la estructura mostrada en la fórmula I

en la que R1 y R2 son
R1 = CH2(CH2)nOC(=O)R4
R2 = CH2(CH2)mOC(=O)R5
en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20);
en la que R3 se selecciona de

en los que
cada R6 es independientemente hidroxilo;
cada R7 se selecciona independientemente de H, alquilo.
En algunas realizaciones, cada uno de los grupos alquenilo puede tener desde uno hasta dos dobles enlaces.
En algunas realizaciones, R4 y R5 son independientemente en cada aparición un grupo alquilo C(14-18) o un grupo alquenilo C(14-18).
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto A1:

que es (9Z,9'Z,12Z,12'Z)-bis(octadeca-9,12-dienoato) de ((2-(3-(hidroximetil)azetidin-1-il)acetil)azanodiil)bis(etano-2,1-diílo).
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto A2:


Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto A5:
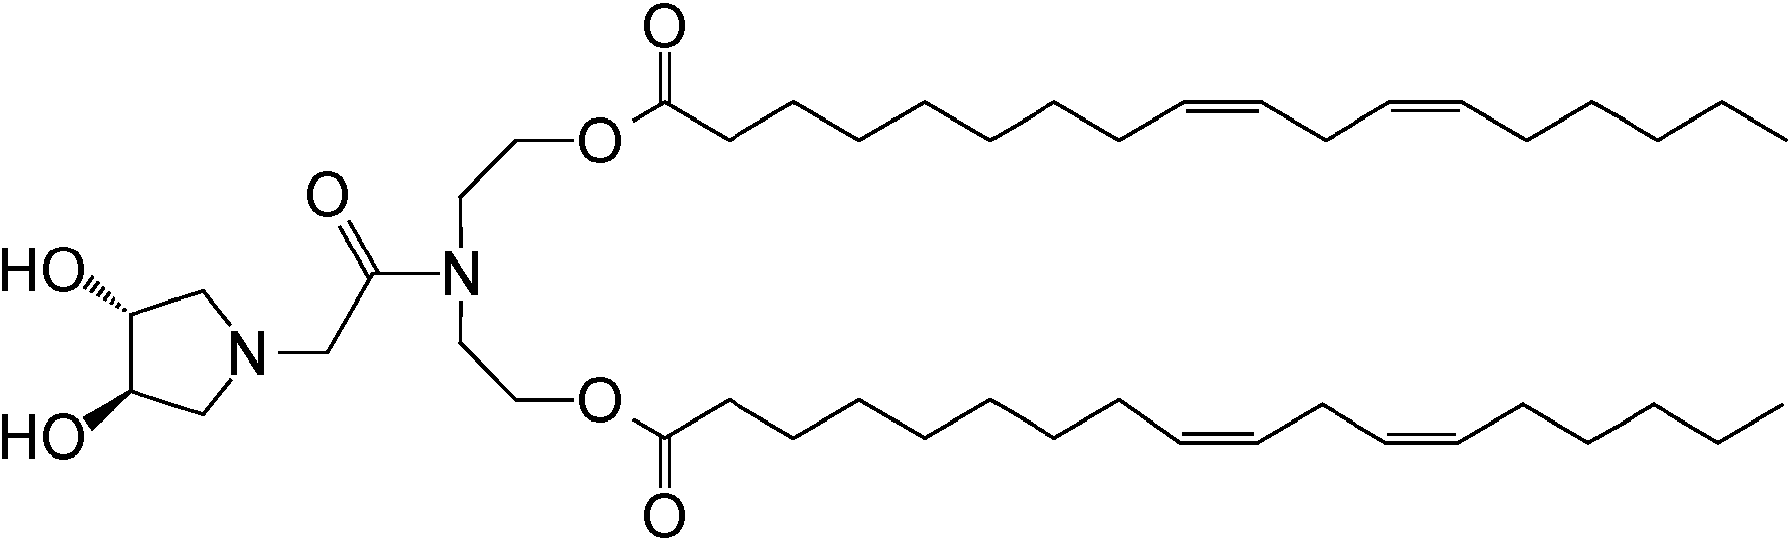
que es (9Z,9'Z,12Z,12'Z)-bis(octadeca-9,12-dienoato) de ((2-((3R,4R)-3,4-dihidroxipirrolidin-1-il)acetil)azanodiil)bis(etano-2,1-diílo).
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto A6:

que es (9Z,9'Z,12Z,12'Z)-bis(octadeca-9,12-dienoato) de ((2-((3S,4R)-3,4-dihidroxipirrolidin-1-il)acetil)azanodiil)bis(etano-2,1-diílo).
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto A9:

Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto AA:

que es (9Z,9'Z,12Z,12'Z)-bis(octadeca-9,12-dienoato) de ((2-(4-(2-hidroxietil)piperazin-1-il)acetil)azanodiil)bis(etano-2,1-diílo).
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto AB:

que es (9Z,9'Z,12Z,12'Z)-bis(octadeca-9,12-dienoato) de ((2-(4-(2-hidroxietil)piperazin-1-il)acetil)azanodiil)bis(etano-2,1-diílo).
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto AC:

Ċ
Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto AD:

Los ejemplos de un compuesto ionizable incluyen el siguiente compuesto B4:

Los ejemplos de lípidos estructurales incluyen colesteroles, esteroles y esteroides.
Los ejemplos de lípidos estructurales incluyen colanos, colestanos, ergostanos, campestanos, poriferastanos, estigmastanos, gorgostanos, lanostanos, gonanos, estranos, androstanos, pregnanos y cicloartanos.
Los ejemplos de lípidos estructurales incluyen esteroles y zoosteroles tales como colesterol, lanosterol, zimosterol, zimostenol, desmosterol, estigmastanol, dihidrolanosterol y 7-deshidrocolesterol.
Los ejemplos de lípidos estructurales incluyen colesteroles pegilados y compuestos colestano-3-oxo-acilo (C1-22), por ejemplo, acetato de colesterilo, araquidonato de colesterilo, butirato de colesterilo, hexanoato de colesterilo, miristato de colesterilo, palmitato de colesterilo, behenato de colesterilo, estearato de colesterilo, caprilato de colesterilo, n
decanoato de colesterilo, dodecanoato de colesterilo, nervonato de colesterilo, pelargonato de colesterilo, n-valerato de colesterilo, oleato de colesterilo, elaidato de colesterilo, erucato de colesterilo, heptanoato de colesterilo, linolelaidato de colesterilo y linoleato de colesterilo.
Los ejemplos de lípidos estructurales incluyen esteroles tales como fitoesteroles, beta-sitosterol, campesterol, ergosterol, brasicasterol, delta-7-estigmasterol y delta-7-avenasterol.
Lípidos estabilizantes
Los ejemplos de lípidos estabilizantes incluyen lípidos zwitteriónicos.
Los ejemplos de lípidos estabilizantes incluyen compuestos tales como fosfolípidos.
Los ejemplos de fosfolípidos incluyen fosfatidilcolina, fosfatidiletanolamina, fosfatidilserina, fosfatidilinositol, ácido fosfatídico, palmitoiloleoilfosfatidilcolina, lisofosfatidilcolina, lisofosfatidiletanolamina, dipalmitoilfosfatidilcolina, dioleoilfosfatidilcolina, diestearoilfosfatidilcolina y ordilinoleoilfosfatidilcolina.
Los ejemplos de lípidos estabilizantes incluyen compuestos de fosfatidiletanolamina y compuestos de fosfatidilcolina. Los ejemplos de lípidos estabilizantes incluyen 1,2-dioleoil-sn-glicero-3-fosfocolina (DOPC).
Los ejemplos de lípidos estabilizantes incluyen difitanoilfosfatidiletanolamina (DPhPE) y 1,2-difitanoil-sn-glicero-3-fosfocolina (DPhPC).
Los ejemplos de lípidos estabilizantes incluyen 1,2-diestearoil-sn-glicero-3-fosfocolina (DSPC), 1,2-dipalmitoil-snglicero-3-fosfocolina (DPPC), 1,2-dipalmitoil-sn-glicero-3-fosfoetanolamina (DPPE) y 1,2-dioleoil-sn-glicero-3-fosfoetanolamina (DOPE).
Los ejemplos de lípidos estabilizantes incluyen 1,2-dilauroil-sn-glicerol (DLG); 1,2-dimiristoil-sn-glicerol (DMG); 1,2-dipalmitoil-sn-glicerol (DPG); 1,2-diestearoil-sn-glicerol (DSG); 1,2-diaraquidoil-sn-glicero-3-fosfocolina (DAPC); 1,2-dilauroil-sn-glicero-3-fosfocolina (DLPC); 1,2-dimiristoil-sn-glicero-3-fosfocolina (DMPC); 1,2-dipalmitoil-sn-glicero-O-etil-3-fosfocolina (DPePC); 1,2-dilauroil-sn-glicero-3-fosfoetanolamina (DLPE); 1,2-dimiristoil-sn-glicero-3-fosfoetanolamina (DMPE); 1,2-diestearoil-sn-glicero-3-fosfoetanolamina (DSPE); 1-palmitoil-2-linoleoil-sn-glicero-3-fosfocolina; 1-palmitoil-2-oleoil-sn-glicero-3-fosfocolina (POPC); 1-palmitoil-2-liso-sn-glicero-3-fosfocolina (P-liso-PC); y 1-estearoil-2-liso-sn-glicero-3-fosfocolina (S-liso-PC).
Lípidos para reducir la inmunogenicidad
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen compuestos poliméricos y conjugados de polímerolípido.
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen lípidos pegilados que tienen regiones de polietilenglicol (PEG). Las regiones de PEG pueden ser de cualquier masa molecular. En algunas realizaciones, una región de PEG puede tener una masa molecular de 200, 300, 350, 400, 500, 550, 750, 1000, 1500, 2000, 3000, 3500, 4000 ó 5000 Da.
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen compuestos que tienen una región de metoxipolietilenglicol.
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen compuestos que tienen una región de carbonilmetoxipolietilenglicol.
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen compuestos que tienen una región de PEG multirramificada.
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen compuestos que tienen una región de poliglicerina. Los ejemplos de lípidos para reducir la inmunogenicidad incluyen lípidos poliméricos tales como DSPE-mPEG, DMPE-mPEG, DPPE-mPEG y DOPE-mPEG.
Los ejemplos de lípidos para reducir la inmunogenicidad incluyen PEG-fosfolípidos y PEG-ceramidas.
Lípido catiónicos
Los ejemplos de lípidos catiónicos incluyen compuestos de HEDC catiónico tal como se describe en el documento US 2013/0330401 A1. Algunos ejemplos de lípidos catiónicos se proporcionan en el documento US 2013/0115274 A1.
Composiciones lipídicas
En algunas realizaciones, una composición puede contener el compuesto ionizable A6, el lípido estructural colesterol, los lípidos estabilizantes DOPC y DOPE y el lípido para reducir la inmunogenicidad DPPE-mPEG. En determinadas realizaciones, el compuesto A6 puede ser del 15 al 25% en moles de la composición; el colesterol, DOPC y DOPE combinados pueden ser del 75 al 85% en moles de la composición; y DPPE-mPEG puede ser el 5% en moles de la composición.
En una realización, el compuesto A6 puede ser el 25% en moles de la composición; el colesterol puede ser el 30% en moles de la composición, DOPC puede ser el 20% en moles de la composición, DOPE puede ser el 20% en moles de la composición; y DPPE-mPEG(2000) puede ser el 5% en moles de la composición.
Nanopartículas
Realizaciones de esta invención pueden proporcionar composiciones de nanopartículas liposómicas. Las moléculas ionizables de esta invención pueden usarse para formar composiciones liposómicas, que pueden tener una o más estructuras de bicapa de moléculas similares a lípidos.
Una composición de nanopartículas puede tener una o más de las moléculas ionizables de esta invención en una estructura liposómicas, una estructura de bicapa, una micela, una estructura laminar o una mezcla de las mismas. En algunas realizaciones, una composición puede incluir uno o más componentes de vehículo líquido. Un vehículo líquido adecuado para la administración de los agentes activos de esta invención puede ser un vehículo líquido farmacéuticamente aceptable. Un vehículo líquido puede incluir un disolvente orgánico o una combinación de agua y un disolvente orgánico.
Realizaciones de esta invención pueden proporcionar nanopartículas lipídicas que tienen un tamaño de desde 10 hasta 1000 nm. En algunas realizaciones, las nanopartículas liposómicas pueden tener un tamaño de desde 10 hasta 150 nm.
Composiciones farmacéuticas
Esta invención contempla además métodos de distribución de un agente activo a un órgano de un sujeto para tratar la fibrosis mediante la administración de una composición de esta invención al sujeto. Los órganos que pueden tratarse incluyen pulmón, hígado, páncreas, riñón, colon, corazón, médula ósea, piel, intestino, cerebro y ojo.
En algunas realizaciones, esta invención proporciona métodos para tratar una enfermedad de fibrosis pulmonar mediante la administración de una composición de esta invención al sujeto.
Los ejemplos de enfermedad de fibrosis incluyen fibrosis pulmonar idiopática y cirrosis hepática.
En aspectos adicionales, esta invención proporciona una gama de formulaciones farmacéuticas.
Una formulación farmacéutica en el presente documento puede incluir un agente activo, así como un portador de fármaco o un lípido de esta invención, junto con un portador o diluyente farmacéuticamente aceptable. En general, los agentes activos de esta descripción incluyen ARNip, agentes activos para la fibrosis, así como cualquier fármaco de molécula pequeña.
Una formulación farmacéutica de esta invención puede contener uno o más de cada uno de los siguientes: un agente tensioactivo, un diluyente, un excipiente, un conservante, un estabilizante, un tinte y un agente de suspensión. Algunos portadores, diluyentes y componentes farmacéuticos para una formulación farmacéutica, así como métodos para la formulación y administración de los compuestos y las composiciones de esta invención, se describen en Remington's Pharmaceutical Sciences, 18a ed., Mack Publishing Co., Easton, Penn. (1990).
Los ejemplos de conservantes incluyen benzoato de sodio, ácido ascórbico y ésteres del ácido p-hidroxibenzoico. Los ejemplos de agentes tensioactivos incluyen alcoholes, ésteres, alcoholes alifáticos sulfatados.
Los ejemplos de excipientes incluyen sacarosa, glucosa, lactosa, almidón, celulosa cristalizada, manitol, silicato anhidro ligero, aluminato de magnesio, metasilicato-aluminato de magnesio, silicato de aluminio sintético, carbonato de calcio, carbonato ácido de sodio, hidrogenofosfato de calcio y carboximetilcelulosa de calcio.
Los ejemplos de agentes suspensión incluyen aceite de coco, aceite de oliva, aceite de sésamo, aceite de cacahuete, soja, acetato-ftalato de celulosa, copolímero de acetato de metilo-metacrilato y éster de ftalatos.
Estructuras de colas moleculares
Un compuesto de esta invención puede tener una o más colas lipófilas que contienen uno o más grupos alquilo o alquenilo. Los ejemplos de colas lipófilas que tienen grupos alquenilo incluyen alquenilo C(14:1(5)), alquenilo C(14:1(9)), alquenilo C(16:1(7)), alquenilo C(16:1(9)), alquenilo C(18:1(3)), alquenilo C(18:1(5)), alquenilo C(18:1(7)), alquenilo C(18:1(9)), alquenilo C(18:1(11)), alquenilo C(18:1(12)), alquenilo C(18:2(9,12)), alquenilo C(18:2(9,11)), alquenilo C(18:3(9,12,15)), alquenilo C(18:3(6,9,12)), alquenilo C(18:3(9,11,13)), alquenilo C(18:4(6,9,12,15)), alquenilo C(18:4(9,11,13,15)), alquenilo C(20:1(9)), alquenilo C(20:1(11)), alquenilo C(20:2(8,11)), alquenilo C(20:2(5,8)), alquenilo C(20:2(11,14)), alquenilo C(20:3(5,8,11)), alquenilo C(20:4(5,8,11,14)), alquenilo C(20:4(7,10,13,16)), alquenilo C(20:5(5,8,11,14,17)), alquenilo C(20:6(4,7,10,13,16,19)), alquenilo C(22:1(9)), alquenilo C(22:1(13)) y alquenilo C(24:1(9)). Algunos ejemplos de estructuras de cola se encuentran en Donald Voet y Judith Voet, Biochemistry, 3a edición (2005), pág. 383.
Algunos ejemplos de colas lipófilas incluyen las siguientes estructuras:

Cualquiera de estas estructuras de ejemplo de colas lipófilas puede tener o más ramificaciones químicas adicionales.
Definiciones químicas
El término “alquilo”, tal como se usa en el presente documento, se refiere a un radical hidrocarbilo de un grupo alifático saturado, que puede ser de cualquier longitud. Un grupo alquilo puede ser un grupo alifático ramificado o no ramificado, sustituido o no sustituido que contiene desde 1 hasta 22 átomos de carbono. Esta definición también se aplica a la porción alquilo de otros grupos tales como, por ejemplo, cicloalquilo, alcoxilo, alcanoílo y aralquilo, por ejemplo.
Tal como se usa en el presente documento, por ejemplo, un término tal como “alquilo C(1-5)” incluye alquilo C(1), alquilo C(2), alquilo C(3), alquilo C(4) y alquilo C(5). Del mismo modo, por ejemplo, el término “alquilo C(3-22)” incluye alquilo C(1), alquilo C(2), alquilo C(3), alquilo C(4), alquilo C(5), alquilo C(6), alquilo C(7), alquilo C(8), alquilo C(9), alquilo C(10), alquilo C(11), alquilo C(12), alquilo c (13), alquilo C(14), alquilo C(15), alquilo C(16), alquilo C(17), alquilo C(18), alquilo C(19), alquilo C(20), alquilo C(21) y alquilo C(22).
Tal como se usa en el presente documento, un grupo alquilo puede designarse mediante un término tal como Me (metilo, -CH3), Et (etilo, -CH2CH3), Pr (cualquier grupo propilo), nPr (n-Pr, n-propilo), P r (i-Pr, isopropilo), Bu (cualquier grupo butilo), nBu (n-Bu, n-butilo), Bu (i-Bu, isobutilo), sBu (s-Bu, sec-butilo) y ‘Bu (t-Bu, terc-butilo).
El término “alquenilo”, tal como se usa en el presente documento, se refiere a un radical hidrocarbilo que tiene al menos un doble enlace carbono-carbono. Un grupo alquenilo puede ser un radical hidrocarbilo ramificado o no ramificado, sustituido o no sustituido que tiene de 2 a 22 átomos de carbono y al menos un doble enlace carbonocarbono. Un grupo “alquenilo” tiene uno o más dobles enlaces carbono-carbono.
El término “sustituido”, tal como se usa en el presente documento, se refiere a un átomo que tiene una o más sustituciones o sustituyentes que pueden ser el mismo o diferentes y pueden incluir un sustituyente hidrógeno. Por tanto, los términos alquilo, cicloalquilo, alquenilo, alcoxilo, alcanoílo y arilo, por ejemplo, se refieren a grupos que pueden incluir variaciones sustituidas. Las variaciones sustituidas incluyen variaciones lineales, ramificadas y cíclicas
y grupos que tienen un sustituyente o sustituyentes que reemplazan uno o más hidrógenos unidos a cualquier átomo de carbono del grupo.
En general, un compuesto puede contener uno o más centros quirales. Los compuestos que contienen uno o más centros quirales pueden incluir aquellos descritos como un “ isómero”, un “estereoisómero”, un “diastereómero”, un “enantiómero”, un “isómero óptico”, o como una “mezcla racémica”. En la técnica se conocen convenciones para la nomenclatura estereoquímica, por ejemplo, las reglas de nomenclatura de estereoisómeros de Cahn, Ingold y Prelog, así como métodos para la determinación de la estereoquímica y la separación de estereoisómeros. Véase, por ejemplo, Michael B. Smith y Jerry March, March's Advanced Organic Chemistry, 5a edición, 2001. Los compuestos y las estructuras de esta divulgación pretenden abarcar todos los posibles isómeros, estereoisómeros, diastereómeros, enantiómeros y/o isómeros ópticos que se entendería que existen para el compuesto o la estructura especificados, incluyendo cualquier mezcla, racémica o de otro tipo, de los mismos.
Esta invención abarca todas y cada una de las formas tautoméricas, solvatadas o no solvatadas, hidratadas o no hidratadas, así como cualquier forma isotópica de los átomos de los compuestos y las composiciones divulgados en el presente documento.
Esta invención abarca todas y cada uno de los polimorfos cristalinos o formas cristalinas diferentes de los compuestos y las composiciones divulgados en el presente documento.
Abreviaturas usadas:
DMAP - 4-N,N-dimetilaminopiridina
DCM - diclorometano
TEA -trietilam ina
EDC - clorhidrato de 1-(3-dimetilaminopropil)-3-etilcarbodimimda
Na2SO4 - sulfato de sodio
EtOAc - acetato de etilo
DMF - N,N-dimetilformida
ELSD - detector evaporativo de dispersión de luz
NaCl - cloruro de sodio
K2CO3 - carbonato de potasio
MeOH - metanol
TFA - ácido trifluoroacético
DIEA - N,N-diisopropiletilamina
MgSO4 - sulfato de magnesio
CL-EM - cromatografía de líquidos-espectrometría de masas
NaHCO3 - bicarbonato de sodio
H2O - agua
HCl - clorhidrato
KI - yoduro de potasio
DMSO - dimetilsulfóxido
TBAF - fluoruro de tetra-N-butilamonio
NaBH4 - borohidruro de sodio
THF -tetrahidrofurano
TBDMS -terc-butildimetilsililo
LiOH - hidróxido de litio
Mel - yoduro de metilo
BOC -terc-butiloxicarbonilo
Fmoc - fluorenilmetiloxicarbonilo
Ejemplos
En lo que sigue, los ejemplos que no se incluyen en las reivindicaciones adjuntas deben considerarse solamente como ejemplos de referencia. Lo mismo se aplica a los dibujos.
Ejemplo 1: en la figura 1 se muestra un esquema para la preparación del compuesto A6.
Producto intermedio 1: a ácido linoleico (50,0 g, 178,30 mmol), W-Boc-dietanolamina (18,3 g, 89,10 mmol) y DMAP (1,1 g, 8,90 mmol) en un matraz secado al horno (1 l) con una barra magnética se le añadió DCM anhidro (400 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió EDC (35,9 g, 187,20 mmol) y se agitó la mezcla a temperatura ambiente durante la noche (17 horas). Finalmente, se extinguió la reacción con disolución acuosa saturada de NaCl (400 ml) y se extrajo con DCM dos veces (400 ml, 100 ml). Se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g) y se filtraron. Se concentró el filtrado a presión reducida. Se disolvió el crudo en 50 ml de DCM y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente de hexano durante 5 min, luego el 0-20% de EtOAc/hexano durante 40 min a una velocidad de flujo de 100 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 1 (59 g, rendimiento del 91%) como un líquido transparente. 1H-RMN (400 MHz, CDCl3) 8: 5,32-5,33 (8H, m, CH=), 4,13-4,17 (4H, m, OCH2), 3,43-3,49 (4H, m, NCH2), 2,73-2,74 (4H, m, =CHCH2CH=), 2,03-2,28 (4H, m, CH2CO), 2,00-2,01 (8H, m, =CHCH2), 1,60-1,70 (4H, m, CH2CH2CO), 1,43 (9H, S, C(CHa)a), 1,28-1,31 (28H, m, CH2), 0,85-0,86 (6H, m, CH3).
Producto intermedio 2: al producto intermedio 1 (50,0 g, 68,50 mmol) en un matraz secado al horno (1000 ml) con una barra magnética se le añadió DCM anhidro (100 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (100 ml) y se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa saturada de NaHcO3 (300 ml). Luego se extrajo la mezcla con DCM (2 x 200 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g), se filtraron y se concentraron a presión reducida para dar un producto intermedio oleoso, que luego se disolvió en DCM anhidro (300 ml) y se enfrió hasta 0°C con un baño de agua helada. Luego se añadió lentamente cloruro de cloroacetilo (6,0 ml, 75,30 mmol) seguido por DIEA (14,3 ml, 82,20 mmol) a 0°C. Tras completarse la adición, se retiró el baño de agua helada y se agitó la mezcla a temperatura ambiental durante 2 horas. A continuación, se concentró la mezcla de reacción usando un evaporador rotatorio, se lavó con disolución acuosa saturada de NaHCO3 (300 ml) y se extrajo con DCM (300 ml, 200 ml). Luego se secaron las fases orgánicas combinadas sobre Na2SO4 (20 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 20 ml de DCM y se purificó con una columna de sílice de 330 g usando un gradiente de hexano durante 5 min, luego el 10% de EtOAc/hexano durante 20 min seguido por el 20% de EtOAc/hexano durante 20 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 2 (41,4 g, rendimiento del 82%) como un líquido amarillo transparente. 1H-RMN (400 MHz, CDCl3) 8: 5,35-5,33 (8H, m, CH=), 4,24-4,22 (4H, m, OCH2),4,14 (2H, s, CH2Cl), 3,67-3,63 (4H, m, NCH2), 2,78-2,75 (4H, m, =CHCH2CH=), 2,30-2,29 (4H, m, CH2CO), 2,03-2,05 (8H, m, =CHCH2), 1,60-1,56 (4H, m, CH2CH2CO), 1,33-1,29 (28H, m, CH2), 0,90-0,86 (6H, m, CH3).
Compuesto A6: al producto intermedio 2 (5,0 g, 7,07 mmol), Kl (1,2 g, 7,07 mmol) y clorhidrato de c/s-3,4-dihidroxipirrolidina (1,3 g, 9,20 mmol) en un vial secado al horno (200 ml) con una barra magnética se le añadió DMF anhidra (20 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió DIEA (3,0 ml, 9,91 mmol) y se agitó la mezcla a 30°C durante 2,5 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a alto vacío, al residuo se le añadió disolución saturada de NaHCO3 (100 ml) y se extrajo con DCM (100 ml, 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 120 g usando un gradiente de hexano durante 5 min, luego el 0-50% de EtOAc/hexano durante 10 min seguido por el 50% de EtOAc/hexano durante 10 min, luego con DCM durante 5 min y seguido por el 5% de MeOH/DCM durante 30 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A6 (3,5 g, rendimiento del 64%) como un líquido amarillo. 1H-RMN (400 MHz, CDCl3) 8: 5,34-5,29 (8H, m, CH=), 4,22-4,20 (6H, m, OCH2, OCH), 3,59-3,49 (6H, m, NCH2, COCH2N), 2,95-2,74 (6H, m, =CHCH2CH=, NCH2), 2,30-2,29 (4H, m, CH2CO), 2,05-2,03 (8H, m, =CHCH2), 1,60 (4H, m, CH2CH2CO), 1,33-1,29
(28H, m, CH2), 0,90-0,88 (6H, m, CH3).
Ejemplo 2: en la figura 2 se muestra un esquema para la preparación del compuesto AB.
Producto intermedio 3: al producto intermedio 1 (10,0 g, 13,70 mmol) en un matraz secado al horno (200 ml) con una barra magnética se le añadió DCM anhidro (15 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (15 ml) y se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio. Se diluyó el residuo con DCM (~50 ml) y se le añadió K2CO3 al 10% (15 ml) y se agitó durante 10-15 minutos en un baño de hielo. Se comprobó el pH de la fase acuosa para garantizar un pH > 8. Luego se transfirió la mezcla a un embudo de separación y se extrajo con DCM (50 ml, 25 ml), se secó sobre MgSO4, se filtró y se concentró a presión reducida para dar un producto intermedio oleoso, que luego se disolvió en DCM anhidro (30 ml) y luego se le añadió lentamente bromuro de bromoacetilo (1,2 ml, 13,70 mmol) seguido por TEA (2,1 ml, 15,07 mmol). Tras completarse la adición, se agitó la mezcla a temperatura ambiental durante la noche. Luego se concentró la mezcla de reacción usando un evaporador rotatorio, se lavó con agua (30 ml) y se extrajo con DCM (30 ml, 20 ml). Luego se secaron las fases orgánicas combinadas sobre MgSO4, se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 20 ml de DCM y se purificó con una columna de sílice de 330 g usando un gradiente de hexano durante 0,5 min, luego un gradiente de 30 min del 0-20% de EtOAc/hexano seguido por el 30% de EtOAc/hexano durante 5 min a una velocidad de flujo de 130ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 3 (8,1 g, rendimiento del 79%) como un líquido amarillo transparente. 1H-RMN (400 MHz, CDCh) 8: 5,35-5,33 (8H, m, CH=), 4,24-4,22 (4H, m, OCH2), 3,93 (2H, s, CH2Br), 3,69-3,61 (4H, m, NCH2), 2,78-2,74 (4H, m, =CHCH2CH=), 2,32-2,28 (4H, m, CH2CO), 2,06-2,02 (8H, m, =CHCH2), 1,62-1,60 (4H, m, CH2CH2CO), 1,36-1,26 (28H, m, CH2), 0,90-0,86 (6H, m, CH3).
Compuesto AB: al producto intermedio 3 (460 mg, 0,61 mmol) y 1-piperazin-propanol (89 mg, 0,61 mmol) en un vial secado al horno (100 ml) con una barra magnética se le añadió DCM anhidro (10 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TEA (103 |il, 0,74 mmol) y se agitó la mezcla a temperatura ambiental durante la noche. Tras eliminar el disolvente mediante un evaporador rotatorio a alto vacío, al residuo se le añadió disolución saturada de K2CO3 al 10% (50 ml) y se extrajo con DCM (50 ml, 25 ml). Luego se combinaron las fases orgánicas, se secaron sobre MgSO4, se filtraron y se concentraron a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida. Se cargó el material directamente sobre una columna de sílice de 24 g y usando un gradiente de DCM durante 3 min, luego el 0-8% de MeOH/DCM durante 7 min seguido por el 8% de MeOH/DCM durante 20 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto AB (379 mg, rendimiento del 76%) como un líquido amarillo. 1H-RMN (400 MHz, CDCla) 8: 5,39-5,29 (8H, m, CH=), 4,22-4,21 (4H, m, OCH2), 3,74 3,71 (2H, m, CH2OH), 3,59-3,49 (4H, m, NCH2), 3,23 (2H, s, COCH2), 2,78-2,75 (2H, m, CH2CH2OH), 2,59-2,57 (8H, m, NCH2CH2N), 2,32-2,27 (4H, m, CHCH2CH), 2,05-2,03 (8H, m, =CHCH2CH2), 1,60 (4H, m, CH2CH2CO), 1,33-1,29 (28H, m, CH2), 0,90-0,88 (6H, m, CH3).
Ejemplo 3: en la figura 3 se muestra un esquema para la preparación del compuesto A4.
Producto intermedio 4: a ácido mirístico (50,0 g, 218,90 mmol), W-Boc-dietanolamina (21,4 g, 218,90 mmol) y DMAP (3,8 g, 65,70 mmol) en un matraz secado al horno (1 l) con una barra magnética se le añadió DCM anhidro (300 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió EDC (44,0 g, 481,70 mmol) y se agitó la mezcla a temperatura ambiente durante la noche (17 horas). Finalmente, se extinguió la reacción con disolución saturada de NaCl (400 ml) y se extrajo con DCM dos veces (400 ml, 100 ml). Se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g) y se filtraron. Se concentró el filtrado a presión reducida. Se disolvió el crudo en 50 ml de DCM y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente del 5-50% de EtOAc/hexano durante 40 min a una velocidad de flujo de 100 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 4 (50,0 g, rendimiento del 71%) como un sólido blanco. 1H-RMN (400 MHz, CDCh) 8: 4,14-4,17 (4H, m, OCH2), 3,44-3,50 (4H, m, NCH2), 2,27-2,30 (4H, m, CH2CO), 1,60-1,70 (4H, m, CH2CH2CO), 1,45 (9H, S, C(CH3)3), 1,20-1,25 (40H, m, CH2), 0,81-0,88 (6H, m, CH3).
Producto intermedio 5: al producto intermedio 4 (10,0 g, 16,00 mmol) en un matraz secado al horno (200 ml) con una barra magnética se le añadió DCM anhidro (15 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (15,0 ml) y se agitó la mezcla a temperatura ambiental durante 2 horas. Se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con una disolución acuosa de K2CO3 al 10% (100 ml). Luego se extrajo la mezcla con DCM (2 x 100 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g), se filtraron y se concentraron a presión reducida para dar un residuo, que luego se disolvió en DCM anhidro (50 ml) y se enfrió hasta 0°C con un baño de agua helada. Luego se añadió lentamente trietilamina (2,5 ml, 17,60 mmol) seguido por bromuro de bromoacetilo (1,4 ml, 16,00 mmol) a 0°C. Tras completarse la adición, se retiró el baño de agua helada y se agitó la mezcla a temperatura ambiental durante 2 horas. A continuación, se concentró la mezcla de reacción usando un evaporador rotatorio. Se disolvió el crudo en 10 ml de DCM y se purificó con una columna de sílice de 220 g usando un gradiente del 0-50% de EtOAc/hexano durante
40 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 5 (8,2 g, rendimiento del 79%) como un sólido amarrillo pálido. 1H-RMN (400 MHz, CDCh) 8: 4,23-4,24 (4H, m, OCH2), 3,93 (2H, s, ClCH2), 3,60-3,69 (4H, m, NCH2), 2,28-2,30 (4H, m, CH2CO), 1,57-1,59 (4H, m, CH2CH2CO), 1,24-1,27 (40H, m, CH2), 0,85-0,89 (6H, m, CH3).
Compuesto A4: al producto intermedio 5 (1,7 g, 2,57 mmol), (3S,4S)-dihidroxipirrolidina (0,3 g, 2,57 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadió DCM anhidro (20 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió trietilamina (0,4 ml, 2,57 mmol) y se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Tras eliminar el disolvente mediante un evaporador rotatorio a alto vacío, al residuo se le añadió una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A4 (870 mg, rendimiento del 51%) como un sólido blanco. 1H-RMN (400 MHz, CDCh) 8: 4,09-4,21 (6H, m, OCH2, OCH), 3,56-3,63 (6H, m, NCH2, COCH2N), 3,28-3,29 (2H, m, NCH2CH), 2,74-2,76 (2H, m, NCH2CH), 2,26-2,30 (4H, m, CH2CO), 1,59-1,60 (4H, m, CH2CH2CO), 1,24-1,27 (40H, m, CH2), 0,85-0,88 (6H, m, CH3).
Ejemplo 4: en la figura 4 se muestra un esquema para la preparación del compuesto B8.
Compuesto B8: al producto intermedio 4 (1,0 g, 1,60 mmol) en un vial secado al horno (20 ml) con una barra magnética se le añadió DCM anhidro (3 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (3 ml) y se agitó la mezcla a temperatura ambiental durante 2 horas. Se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (20 ml). Luego se extrajo la mezcla con DCM (2 x 20 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (2 g), se filtraron y se concentraron a presión reducida para dar un producto intermedio, que luego se disolvió en DCM anhidro (7 ml). Luego se añadieron anhídrido glutárico (0,3 g, 2,40 mmol) seguido por trietilamina (0,3 ml, 2,40 mmol) a temperatura ambiental. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). A continuación, se concentró la mezcla de reacción usando un evaporador rotatorio. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-10% de MeOH/DCM durante 20 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto B8 (667 mg, rendimiento del 65%) como un sólido blanco. 1H-RMN (400 MHz, CDCh) 8: 4,18-4,23 (4H, m, OCH2), 3,59-3,62 (4H, m, NCH2), 2,44-2,49 (4H, m, CH2CO), 2,29-2,31 (4H, m, CH2CO), 1,97-2,00 (4H, m, CH2CO), 1,57-1,62 (8H, m, CH2CH2CO, CH2), 1,26-1,31 (40H, m, CH2), 0,87-0,89 (6H, m, CH3).
Ejemplo 5: en la figura 5 se muestra un esquema para la preparación del compuesto A9.
Compuesto A9: al producto intermedio 5 (2,4 g, 3,72 mmol), clorhidrato de 3-azetidin-metanol (1,0 g, 8,09 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadió DCM anhidro (20 ml) y DMSO (2 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió trietilamina (1,6 ml, 11,12 mmol) y se agitó la mezcla a temperatura ambiental durante 1 hora. Se extinguió la reacción con una disolución saturada de K2CO3 al 10% (100 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (20 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 40 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A9 (1,2 g, rendimiento del 49%) como un sólido amarrillo pálido. 1H-RMN (400 MHz, CDCh) 8: 4,18-4,21 (4H, m, OCH2), 3,76-3,77 (2H, m, CH2OH), 3,60-3,50 (4H, m, NCH2), 3,46-3,47 (2H, m, NCH2), 3,38 (2H, s, COCH2N), 3,25-3,26 (2H, m, NCH2), 2,64-2,70 (1H, m, CH), 2,28-2,31 (4H, m, CH2CO), 1,59 (4H, m, CH2CH2CO), 1,24-1,26 (40H, m, CH2), 0,85-0,87 (6H, m, CH3).
Ejemplo 6: en la figura 6 se muestra un esquema para la preparación del compuesto AA.
Compuesto AA: al producto intermedio 3 (460 mg, 0,61 mmol), 1-piperazin-propanol (88,5m g, 0,61 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadió DCM anhidro (10 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió trietilamina (0,1 ml, 0,74 mmol) y se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se extinguió la reacción con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre MgSO4 (5 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 12 g usando un gradiente del 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto AA (389 mg, rendimiento del 78%) como un aceite incoloro. 1H-RMN (400 MHz, CDCh) 8: 5,29-5,34 (8H, m, CH=), 4,20-4,23 (4H, m, OCH2), 3,58-3,80 (6H, m, CH2OH, NCH2), 3,21 (2H, s, COCH2N), 2,75-2,78 (4H, m, =CHCH2CH=), 2,35-2,65 (8H, m, NCH2), 2,27-2,31 (4H, m, CH2CO), 2,02-2,06 (8H, m, =CHCH2), 1,70-1,73 (4H, m, CH2), 1,59-1,61 (4H, m, CH2CH2CO), 1,25-1,36 (28H, m, CH2), 0,87-0,90 (6H, m, CH3).
Ejemplo 7: en la figura 7 se muestra un esquema para la preparación del compuesto A5.
Compuesto A5: al producto intermedio 3 (200 mg, 0,27 mmol), frans-3,4-pirrolidin-diol (28 mg, 0,27 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadió DCM anhidro (10 ml) y DMSO (1 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió trietilamina (50 ml, 0,32 mmol) y se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se extinguió la reacción con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre MgSO4 (5 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 12 g usando un gradiente de EtOAc durante 5 min y el 0-30% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A5 (389 mg, rendimiento del 78%) como un líquido incoloro. 1H-RMN (400 MHz, CDCla) 8: 5,29-5,39 (8H, m, CH=), 4,20-4,25 (4H, m, OCH2), 4,10-4,11 (2H, m, CHOH), 3,55-3,62 (4H, m, NCH2, COCH2N), 3,28-3,31 (2H, m, NCH2), 2,75-2,76 (6H, m, NCH2, =CHCH2CH=), 2,60 (2H, m, NCH2), 2,27-2,32 (4H, m, CH2CO), 2,02-2,06 (8H, m, =CHCH2), 1,60-1,61 (4H, m, CH2CH2CO), 1,25-1,36 (28H, m, CH2), 0,87-0,90 (6H, m, CH3).
Ejemplo 8: en la figura 8 se muestra un esquema para la preparación del compuesto A1.
Compuesto A1: al producto intermedio 3 (1,0 g, 1,33 mmol), clorhidrato de 3-azetidin-metanol (0,3 g, 2,66 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadió DCM anhidro (20 ml) y DMSO (2 ml). Se agitó la mezcla a temperatura ambiental durante 2 minutos hasta obtener una disolución transparente. Luego se añadió trietilamina (0,7 ml, 5,32 mmol) y se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se extinguió la reacción con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-50% de EtOAc/hexano durante 10 min y el 0-15% de MeOH/DCM durante 20 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A1 (130 mg, rendimiento del 13%) como un líquido amarillo pálido. 1H-RMN (400 MHz, CDCla) 8: 5,29-5,35 (8H, m, CH=), 4,18-4,21 (4H, m, OCH2), 3,40-3,77 (12H, m, CH2OH, CONCH2, NCH2, NCH2CO), 2,74-2,77 (5H, m, CH, =CHCH2CH=), 2,28-2,30 (4H, m, CH2CO), 2,04 2,05 (8H, m, =CHCH2), 1,60 (4H, m, CH2CH2CO), 1,24-1,26 (40H, m, CH2), 0,85-0,87 (6H, m, CH3).
Ejemplo 9: en la figura 9 se muestra un esquema para la preparación del compuesto D22.
Producto intermedio 6: al producto intermedio 1 (11,4 g, 15,6 mol) en un matraz secado al horno (100 ml) con una barra magnética se le añadió DCM anhidro (10 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (10,0 ml) y se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (50 ml). Luego se extrajo la mezcla con DCM (2 x 50 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar un residuo oleoso, que luego se disolvió en DCM anhidro (100 ml) y se le añadieron Fmoc-Glu(OtBu)-OH (6,6 g, 15,60 mmol), EDC (4,5 g, 23,40 mmol) y DMAP (0,4 g, 3,10 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Al día siguiente, se lavó la mezcla de reacción con salmuera (100 ml), se extrajo con DCM (2 x 50 ml), se secó sobre Na2SO4, se filtró y se concentró mediante un evaporador rotatorio. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 220 g usando un gradiente del 0-50% de EtOAc/hexano durante 30 min a una velocidad de flujo de 50 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 6 (8,3 g, rendimiento del 47%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 7,75-7,76 (2H, d, J = 6,4Hz, ArH), 7,59 (2H, t, J = 4,8 Hz, ArH), 7,38-7,41 (2H, m, ArH), 7,26-7,33 (2H, m, ArH), 5,62-5,64 (1H, d, J = 6,8 Hz, COCH2), 5,30-5,39 (8H, m, OCH2, =CH), 4,76-4,79 (1H, m, COCH2), 4,11-4,41 (6H, m, CH, OCH2), 3,35-3,98 (6H, m, NCH2), 2,74-2,78 (4H, m, =CHCH2CH=), 2,25-2,36 (8H, m, CH2, CH2CO), 2,00-2,06 (8H, m, =CHCH2), 1,54-1,77 (4H, m, CH2CH2CO), 1,45 (9H, s, O(CH3)3), 1,24-1,37 (28H, m, CH2), 0,87-0,90 (6H, m, CH3).
Producto intermedio 7: se disolvió el producto intermedio 6 (4,3 g, 4,14 mmol) en acetonitrilo (18 ml) en un vial secado al horno (100 ml) con una barra magnética, seguido por la adición de piperidina (2 ml). Se agitó la mezcla a temperatura ambiental durante 2 horas. Luego se eliminó el disolvente a vacío. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 80 g usando un gradiente del 0-5% de MeOH/DCM durante 30 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 7 (2,1 g, rendimiento del 64%) como un líquido transparente. El análisis de CL-EM confirmó el producto - m/z de [M+H]+ = 816,17.
Producto intermedio 8: al producto intermedio 7 (2,1 g, 2,58 mol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron acetonitrilo anhidro (30 ml), cianoborohidruro de sodio (0,9 g, 1,48 mmol), formaldehído (al 37% en agua, 50 ml) y ácido acético (2 ml) en secuencia. Se agitó la mezcla durante 2 horas. Luego se trató la mezcla de reacción con una disolución acuosa de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 40 g usando un gradiente del 0-10% de MeOH/DCM
durante 30 min a una velocidad de flujo de 30 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 8 (1,4 g, rendimiento del 64%) como un líquido transparente. El análisis de CL-EM confirmó el producto - m/z de [M+H]+ = 844,22.
Compuesto D22: al producto intermedio 8 (1,4 g, 1,66 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadió DCM anhidro (10 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (10,0 ml) y se agitó la mezcla a temperatura ambiental durante 4 horas. Luego se concentró la mezcla de reacción con un evaporador rotatorio. Se disolvió el crudo en 5 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-15% de MeOH/DCM durante 25 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir Lp09 (200 mg, rendimiento del 15%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 5,30-5,39 (8H, m, OCH2, =CH), 4,59-4,61 (1H, m, COCHN), 4,23-4,34 (4H, m, OCH2), 3,54-3,77 (4H, m, NCH2), 2,90 (6H, s, NCH3), 2,76 (4H, t, J = 5,2Hz, =CHCH2CH=), 2,50-2,55 (2H, m, CH2CO), 2,31-2,34 (4H, m, CH2CO), 2,22-2,27 (2H, m, CH2), 2,03-2,07 (8H, m, =CHCH2), 1,59-1,60 (4H, m, CH2CH2CO), 1,26-1,37 (28H, m, CH2), 0,88-0,90 (6H, m, CH3).
Ejemplo 10: en la figura 10 se muestra un esquema para la preparación de los compuestos A7 y A8.
Producto intermedio 9: al producto intermedio 1 (1,0 g, 1,37 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadió DCM anhidro (10 ml). Se agitó la mezcla durante 2 minutos hasta obtener una disolución transparente. Luego se añadió TFA (10,0 ml) y se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (50 ml). Luego se extrajo la mezcla con DCM (2 x 50 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar el producto intermedio 9 como un aceite, que se usó luego sin purificación adicional.
Producto intermedio 10: a 2-(dimetilamino)etan-1-ol (0,1 ml, 1,39 mmol) en DCM anhidro (10 ml) se le añadió carbonocloridato de 4-nitrofenilo (0,3 g, 1,39 mmol) seguido por DIEA (0,5 ml, 2,76 mmol). Se agitó la mezcla a temperatura ambiental durante la noche (17 horas) para dar la disolución del producto intermedio 10, que se usó directamente sin purificación adicional.
Compuesto A7: se disolvió el producto intermedio 9 en DCM (10 ml) y se transfirió a la disolución del producto intermedio 10 en un matraz. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Al día siguiente, se concentró la mezcla de reacción usando un evaporador rotatorio. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-50% de EtOAc/hexano durante 10 min, el 2-20% de MeOH/DCM durante 20 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A7 (540 mg, rendimiento del 54%) como un líquido amarillo transparente.
1H-RMN (400 MHz, CDCla) 8: 5,30-5,40 (8H, m, CH=), 4,20-4,40 (6H, m, OCH2), 3,45-3,55 (6H, m, NCH2), 2,75-2,78 (4H, m, =CHCH2CH=), 2,25-2,30 (10H, m, NCH3, CH2CO), 2,03-2,05 (8H, m, =CHCH2), 1,56-1,60 (4H, m, CH2CH2CO), 1,29-1,33 (28H, m, CH2), 0,86-0,90 (6H, m, CH3).
Compuesto A8: se añadió el compuesto A7 (160 mg, 0,22 mmol) a yoduro de metilo (2 ml) en un vial secado al horno (20 ml) con una barra magnética. Se agitó la mezcla a temperatura ambiental durante 2 horas. A continuación, se eliminó el yoduro de metilo a vacío. Se disolvió el crudo en 1 ml de DCM y se purificó con una columna de sílice de 12 g usando un gradiente del 2-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se realizó intercambio aniónico de yoduro por cloruro usando resina Amberst 26. Finalmente, se concentró la disolución resultante a presión reducida para dar el compuesto A8 (100 mg, rendimiento del 59%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 5,29-5,34 (8H, m, CH=), 4,60-4,65 (2H, m, OCH2), 4,10-4,20 (6H, m, NCH2, OCH2), 3,50-3,55 (13H, m, NCH3, NCH2), 2,75-2,78 (4H, m, =CHCH2CH=), 2,25-2,30 (4H, m, CH2CO), 2,02-2,06 (8H, m, =CHCH2), 1,59-1,61 (4H, m, CH2CH2CO), 1,25-1,36 (28H, m, CH2), 0,87 0,90 (6H, m, CH3).
Ejemplo 11: en la figura 11 se muestra un esquema para la preparación de los compuestos C3 y C2.
Producto intermedio 11: se disolvió Boc-beta-H-Asp(OBz)-OH (35,0 g, 10,20 mmol) en MeOH (45 ml) en un matraz de fondo redondo purgado con gas de argón. Se añadió Pd al 10%/C (350 mg) y se purgó el matraz con gas de argón de nuevo. A continuación, se eliminó todo el aire mediante una bomba de vacío y se le unió un globo llenado con gas de hidrógeno. Se dejó agitar la mezcla de reacción durante ~2 horas a temperatura ambiental. Se retiró el globo de hidrógeno y luego se retiró de la mezcla por filtración el catalizador de Pd/C a través de un lecho de Celite, seguido por enjuague con copiosas cantidades de MeOH. Finalmente, se concentró el filtrado mediante un evaporador rotatorio para producir el producto intermedio 11 (2,5 g, rendimiento del 100%), que se usó sin purificación adicional.
Producto intermedio 12: al producto intermedio 11 (2,5 g, 10,11 mmol), EDC (5,8 g, 30,30 mmol) y DMAP (494 mg, 4,04 mmol) en un matraz secado al horno (200 ml) con una barra magnética se le añadió DCM anhidro (50 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió alcohol linoleílico (6,5 g, 24,20 mmol) y se agitó la mezcla a temperatura ambiente durante la noche.
Finalmente, se extinguió la reacción con H2O (50 ml) y se extrajo con DCM dos veces (2 x 50 ml). Se combinaron las fases orgánicas, se secaron sobre MgSO4y se filtraron. Se concentró el filtrado a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 80 g) usando un gradiente de hexano durante 2 min, luego el 0-25% de EtOAc/hexano durante 15 min, luego el 25% de EtOAc/hexano durante 5 min, luego el 75% de EtOAc/hexano durante 5 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 12 (7,0 g, rendimiento del 93%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 5,38-5,31 (8H, m, CH=), 4,28 (1H, s a, NH), 4,08-4,05 (4H, m, OCH2), 2,78-2,75 (4H, m, =CHCH2CH=), 2,69-2,59 (4H, m, COCH2N), 2,06-2,02 (4H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,43 (9H, s, C(CHa)a), 1,35-1,26 (36H, m, CH2), 0,90-0,86 (6H, m, CH3).
Producto intermedio 13: se disolvió el producto intermedio 12 (2,3 g, 3,09 mmol) en DCM (20 ml) y se enfrió en un baño de hielo. Se añadió TFA (20 ml) y se dejó agitar la mezcla durante ~1 hora bajo una manta de gas de argón. Después de eso, se concentró el material a vacío. Se disolvió el residuo en DCM (20 ml) y luego se añadió K2CO3 al 10% (20 ml). Tras agitar la mezcla en un baño de hielo durante —1/2 hora, se sometió a reparto, comprobando el pH de la fase acuosa para garantizar que fuera básico. Se extrajo la fase acuosa turbia con d Cm (3 x 20 ml). A las fases orgánicas combinadas se le añadió MgSO4, se agitaron de nuevo en el baño de hielo durante —20 minutos y se filtraron. El filtrado, el producto intermedio 13, prosiguió sin ningún refinamiento adicional (2,0 g, rendimiento cuantitativo supuesto).
Compuesto C3: a sal de HCl de W,W-dimetilglicina (260 mg, 1,86 mmol), EDC (447 mg, 2,33 mmol) y DMAP (38 mg, 0,31 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadió DCM anhidro (15 ml). Se agitó la mezcla a temperatura ambiental durante —5 minutos. Luego se añadió el producto intermedio 13 (1,0 g, 1,55 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Finalmente, se extinguió la reacción con H2O (50 ml) y se extrajo con DCM dos veces (2 x 50 ml). Se combinaron las fases orgánicas, se secaron sobre MgSO4 y se filtraron. Se concentró el filtrado a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 40 g) usando un gradiente de hexano durante 1 min, luego el 0-50% de EtOAc/hexano durante 25 min, luego el 50% de EtOAc/hexano durante 5 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir Lp12 (890 mg, rendimiento del 79%) como un líquido transparente. 1H-RMN (400 MHz, CDCla) 8: 7,76-7,74 (1H, d, NH), 5,40-5,30 (8H, m, CH=), 4,28 (1H, m, CHN), 4,08-4,05 (4H, m, OCH2), 2,92 (2H, s, COCH2N), 2,78-2,75 (4H, m, =CHCH2CH=), 2,732,62 (4H, m, COCH2N), 2,27 (6H, s, N(CHs)2), 2,06-2,02 (4H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,43 (9H, s, C(CHs)3), 1,35-1,26 (36H, m, CH2), 0,90-0,86 (6H, m, CH3).
Compuesto C2: se disolvió el compuesto C3 (890 mg, 1,22 mmol) en acetonitrilo (9 ml) y se añadió yodometano (1 ml). Se purgó el vial con gas de argón y se dejó agitar a 50°C durante la noche. Al día siguiente, se concentró la mezcla de reacción a vacío y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 40 g) usando un gradiente de DCM durante 2 min, luego el 0-8% de MeOH/DCM durante 20 min, luego el 8% de MeOH/DCM durante 5 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron, y se sometieron a tratamiento con una resina de intercambio aniónico Amberlyst A26 para producir el compuesto C2 (623 mg, rendimiento del 66%) como un aceite. 1H-RMN (400 MHz, CDCh) 8: 9,69-9,66 (1H, d, NH), 5,40-5,30 (8H, m, CH=), 4,67 (1H, m, CHN), 4,57 (2H, s, COCH2N), 4,08-4,05 (4H, m, OCH2), 3,43 (9H, s, N(CHs)3), 2,78-2,75 (4H, m, =CHCH2CH=), 2,73-2,62 (4H, m, COCH2N), , 2,06-2,02 (4H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,43 (9H, s, C(CH3)3), 1,35-1,26 (36H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 12: en la figura 12 se muestra un esquema para la preparación del compuesto DD.
Producto intermedio 14: se disolvió el producto intermedio 12 (4,4 g, 5,93 mmol) en DCM (20 ml) y se enfrió en un baño de hielo. Se añadió TFA (20 ml) y se dejó agitar la mezcla durante —1 hora bajo una manta de gas de argón. Luego se concentró la mezcla de reacción a vacío. Se disolvió el residuo en DCM (20 ml) y luego se añadió K2CO3 al 10% (20 ml). Tras agitar la mezcla en un baño de hielo durante —1/2 hora, se sometió a reparto, comprobando el pH de la fase acuosa para garantizar que fuera básico. Se extrajo la fase acuosa turbia con d Cm (3 x 20 ml). A las fases orgánicas combinadas se les añadió MgSO4, se agitaron de nuevo en el baño de hielo durante —20 minutos y se filtraron. Al filtrado se le añadió luego difosgeno (1,1 ml, 8,90 mmol). Se dejó agitar la mezcla de reacción durante la noche a temperatura ambiental bajo una manta de gas de argón. Al día siguiente, se eliminaron el DCM y el difosgeno en exceso a vacío. Se secó completamente el residuo, el producto intermedio 14, antes de proseguir sin ningún refinamiento adicional (4,6 g, rendimiento cuantitativo supuesto).
Compuesto DD: se suspendió sal de HCl de 2-(dimetilamino)etanotiol (2,1 g, 14,90 mmol) en DCM (25 ml) y se añadió al producto intermedio 14 (2,3 g, 2,97 mmol) en DCM (25 ml). Se añadió lentamente TEA (2,7 ml, 19,30 mmol) a la mezcla. Se dejó agitar la reacción durante la noche a temperatura ambiental bajo una manta de gas de argón. Al día siguiente, se diluyó la mezcla de reacción con DCM (100 ml) y se lavó con H2O (100 ml) seguido por K2CO3 al 10% (100 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 40 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 80 g) usando un gradiente del 10% de EtOAc/hexano durante 3 min, luego el 10-100% de EtOAc/hexano durante 15 min, luego EtOAc durante 5 minutos a
una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto DD (300 mg, rendimiento del 39%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 6,53-6,51 (1H, d, NH), 5,34-5,30 (8H, m, CH=), 4,57 (1H, m, CHN), 4,08-4,05 (4H, m, OCH2), 2,75-2,68 (2H, m, SCH2CH2), 2,78 2,75 (4H, m, =CH-CH2CH=), 2,73-2,62 (4H, m, COCH2N), 2,30-2,25 (2H, m, SCH2CH2) 2,15 (6H, s, N(CH3)2), 2,06 2,02 (4H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,43 (9H, s, C(CH3)3), 1,35-1,26 (36H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 13: en la figura 13 se muestra un esquema para la preparación del compuesto E4.
Compuesto E4: se suspendió el producto intermedio 14 (6,4 g, 8,22 mmol) en DCM (75 ml) en un matraz de fondo redondo (500 ml) con una barra de agitación magnética. Se añadió lentamente 2-(dimetilamino)etanol (4,1 ml, 41,1 mmol) seguido por TEA (7,4 ml, 53,4 mmol) a la mezcla. Se dejó agitar la reacción durante la noche a temperatura ambiental bajo una manta de gas de argón. Al día siguiente, se diluyó la mezcla de reacción con DCM (100 ml) y se lavó con H2O (100 ml) seguido por K2CO3 al 10% (100 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 40 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 80 g) usando un gradiente del 10% de EtOAc/hexano durante 3 min, luego el 10-100% de EtOAc/hexano durante 15 min, luego EtOAc durante 5 minutos a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto E4 (3,3 g, rendimiento del 53%) como un líquido transparente. 1H-RMN (400 MHz, CDCl3) 8: 6,53-6,51 (1H, s a, NH), 5,40-5,20 (8H, m, CH=), 4,35 (1H, m, CHN), 4,20-4,10 (2H, m, COOCH2), 4,10-4,00 (4H, m, COOCH2), 2,78-2,75 (4H, m, =CHCH2CH=), 2,732,62 (4H, m, COCH2N), 2,60-2,50 (2H, m, OCH2CH2) 2,25 (6H, s, N(CH3)2), 2,06-2,02 (4H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,43 (9H, s, C(CH3)3), 1,35-1,26 (36H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 14: en la figura 14 se muestra un esquema para la preparación del compuesto CA.
Producto intermedio 15: se disolvió el producto intermedio 13 (1,0 g, 1,55 mmol) en DCM anhidro (15 ml) y luego se añadió lentamente bromuro de bromoacetilo (135 |il, 1,55 mmol) seguido por TEA (238 |il, 1,71 mmol). Tras completarse la adición, se agitó la mezcla a temperatura ambiental durante la noche. Al día siguiente, se diluyó la mezcla con DCM (50 ml) y se lavó con H2O (50 ml) y K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 25 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo con una columna de sílice de 40 g en un sistema de cromatografía ultrarrápida equipado con detector ESLD usando un gradiente de hexano durante 0,5 min, luego un gradiente de 30 min del 0-50% de EtOAc/hexano seguido por el 50% de EtOAc/hexano durante 5 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 15 (950 mg, rendimiento del 80%) como un líquido incoloro. 1H-RMN (400 MHz, CDCl3) 8: 7,44-7,42 (1H, s a, NH), 5,40 5,32 (8H, m, CH=), 4,62-4,57 (1H, m, CHN), 4,10-4,07 (4H, m, COOCH2), 3,83 (2H, s, CH2Br), 2,78-2,75 (4H, m, =CH-CH2CH=), 2,73-2,62 (4H, m, COCH2N), 2,60-2,50 (2H, m, OCH2CH2) 2,25 (6H, s, N(CH3)2), 2,06-2,02 (4H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,43 (9H, s, C(CH3)3), 1,35-1,26 (36H, m, CH2), 0,90-0,86 (6H, m, CH3).
Compuesto CA: se suspendió el producto intermedio 16 (400 mg, 0,52 mmol) en DCM (10 ml) en un matraz de fondo redondo (50 ml) con una barra de agitación magnética y se añadió 1-(2-hidroxietil)piperazina (70 |il, 0,58 mmol) seguido por TEA (91 |il, 0,65 mmol). Se agitó la mezcla durante la noche a temperatura ambiental bajo una manta de gas de argón. Al día siguiente, se diluyó la mezcla con DCM (25 ml) y se lavó con H2O (25 ml) seguido por K2CO3 al 10% (25 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 25 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 40 g) usando DCM durante 1 min, luego el 10% de MeOH/DCM durante 15 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto CA (400 mg, rendimiento del 94%) como un líquido transparente. 1H-RMN (400 MHz, CDCl3) 8: 7,82-7,80 (1H, s a, NH), 5,40-5,29 (8H, m, CH=), 4,61-4,57 (1H, m, CHN), 4,07-4,04 (4H, m, COOCH2), 3,63-3,61 (2H, m, CH2CH2OH), 2,97 (2H, s, COCH2N), 2,78-2,75 (4H, m, =CHCH2CH=), 2,73-2,62 (4H, m, COCH2N), 2,62-2,59 (2H, m, NCH2CH2OH), 2,59-2,50 (8H, m, N(CH3)2N), 2,06-2,02 (8H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,35-1,26 (32H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 15: en la figura 15 se muestra un esquema para la preparación del compuesto D1.
Compuesto D1: se suspendió el producto intermedio 15 (500 mg, 0,653 mmol) en DCM (8,5 ml) en un vial de centelleo con una barra de agitación magnética. Se añadió sal de HCl de c/'s-pirrolidin-3,4-diol (100 mg, 0,72 mmol) en DMSO (1 ml) seguido por TEA (229 |il, 1,64 mmol). Se agitó la mezcla durante la noche a temperatura ambiental bajo una manta de gas de argón. Al día siguiente, se diluyó la mezcla con DCM (25 ml) y se lavó con H2O (25 ml) seguido por K2CO3 al 10% (25 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 10 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 40 g) usando DCM durante 1 min, luego el 10% de MeOH/DCM durante 15 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D1 (437 mg, rendimiento del 87%) como un líquido
transparente. 1H-RMN (400 MHz, CDCI3) 8: 7,82-7,80 (1H, s a, NH), 5,40-5,29 (8H, m, CH=), 4,61-4,57 (1H, m, CHN), 4,07-4,04 (4H, m, COOCH2), 3,63-3,61 (2H, m, CH2CH2OH), 3,10 (2H, s, CH2CHOH), 2,78-2,75 (4H, m, =CHCH2CH=), 2,73-2,62 (4H, m, COCH2N), 2,62-2,58 (4H, m, N(CH2)2CHOH), 2,06-2,02 (8H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,35-1,29 (32H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 16: en la figura 16 se muestra un esquema para la preparación del compuesto D7.
Compuesto D7: se suspendió el producto intermedio 15 (750 mg, 0,98 mmol) en DCM (10 ml) en un matraz de fondo redondo (50 ml) con una barra de agitación magnética y se añadió sal de HCl de azetidin-3-il-metanol (149 mg, 1,18 mmol) seguido por TEA (341 |il, 2,45 mmol). Se agitó la mezcla durante la noche a temperatura ambiental bajo una manta de gas de argón. Al día siguiente, se diluyó la mezcla con DCM (25 ml) y se lavó con H2O (25 ml) seguido por K2CO3 al 10% (25 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 10 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 40 g) usando DCM durante 2 min, luego el 10% de MeOH/DCM durante 20 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D7 (350 mg, rendimiento del 46%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 7,71-7,68 (1H, s a, NH), 5,35-5,33 (8H, m, CH=), 4,57-4,55 (1H, m, CHN), 4,07-4,04 (4H, m, COOCH2), 3,77 (2H, s, COCH2N), 3,38-3,35 (2H, m, CHCH2OH), 3,20-3,00 (4H, m, N(CH3)2CH), 2,78-2,75 (4H, m, =CHCH2CH=), 2,73-2,62 (4H, m, COCH2N), 2,06-2,02 (8H, m, CH2CH2CH), 1,62-1,58 (4H, m, CH2CH2O), 1,35-1,26 (32H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 17: en la figura 17 se muestra un esquema para la preparación del compuesto F6.
Producto intermedio 16: se disolvió W,A/-dimetil-1,4-butanodiamina (1,0 g, 8,60 mmol) en MeOH (15 ml). Se colocó la mezcla en un baño de hielo y se añadió (terc-butil)-dimetilsiloxiacetaldehído (1,7 ml, 9,03 mmol) y se agitó durante 1 hora. Luego se añadió NaBH4 (522 mg, 13,8 mmol) y se agitó la mezcla durante otra hora a 0°C. A continuación, se extinguió la reacción con H2O (1 ml) y se concentró a vacío para producir el producto intermedio 16. El material prosiguió sin ningún refinamiento adicional (2,4 g, rendimiento cuantitativo supuesto).
Producto intermedio 17: a ácido linoleico (1,2 g, 4,37 mmol), EDC (1,1 g, 5,46 mmol) y DMAP (89 mg, 0,73 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadió DCM anhidro (15 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió el producto intermedio 16 (1,0 g, 3,64 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Finalmente, se extinguió la reacción con H2O (50 ml) y se extrajo con DCM dos veces (2 x 50 ml). Se combinaron las fases orgánicas, se secaron sobre MgSO4 y se filtraron. Se concentró el filtrado a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente de DCM durante 1 min, luego el 0-10% de MeOH/DCM durante 2 min, luego el 10% de MeOH/DCM durante 7 min, luego el 10-30% de MeOH/DCM durante 2 min, luego el 30% de MeOH/DCM durante 7 min a una velocidad de flujo de 35 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 17 (460 mg, rendimiento del 24%) como un líquido transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa.
Producto intermedio 18: se añadió TBAF 1,0M/THF (2,6 ml, 2,57 mmol) al producto intermedio 17 (460 mg, 0,86 mmol) disuelto en THF (5 ml) en un matraz secado al horno (50 ml) con una barra magnética y se dejó agitar la mezcla a temperatura ambiental durante la noche bajo una manta de gas de argón. Al día siguiente, se concentró la mezcla a vacío y se prosiguió sin ninguna purificación adicional (361 mg, rendimiento cuantitativo supuesto). Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa.
Compuesto F6: a ácido linoleico (289 mg, 1,0 mmol), EDC (247 mg, 1,29 mmol) y DMAP (21 mg, 0,171 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadió DCM anhidro (20 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió el producto intermedio 18 (361 mg, 0,86 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Al día siguiente, se diluyó la mezcla con DCM (50 ml) y se lavó con H2O (50 ml) seguido por K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 20 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 80 g) usando un gradiente de hexano durante 2 min, luego el 0-25% de EtOAc/hexano durante 15 min, luego el 25% de EtOAc/hexano durante 5 min, luego el 75% de EtOAc/hexano durante 5 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto F6 (385 mg, rendimiento del 65%) como un líquido transparente. 1H-RMN (400 MHz, CDCl3) 8: 5,40-5,30 (8H, m, CH=), 4,20-4,17 (2H, m, NCH2CH2O), 3,56-3,50 (2H, m, NCH2 CH2O), 3,38 3,27 (2H, m, CO NCH2), 2,77-2,75 (2H, m, =CHCH2CH=), 2,66-2,56 (4H, m, N(CH3)2CH2), 2,40-2,27 (10H, m, COCH2, y N(CH3)2), 2,06-2,02 (8H, m, CH2CH2CH), 1,85-1,58 (8H, m, CH2CH2CO y NCH2(CH2)2CH2N), 1,36-1,26 (28H, m, CH2), 0,90-0,86 (6H, m, CH3).
Ejemplo 18: en la figura 18 se muestra un esquema para la preparación de los compuestos F5 y F7.
Producto intermedio 19: se disolvió 3-(dimetilamino)-1-propilamina (4,4 ml, 30,50 mmol) en MeOH (20 ml). Se colocó la mezcla en un baño de hielo y se añadió (terc-butil-dimetilsilil)acetaldehído (6,1 ml, 32,00 mmol), se dejó agitar durante 1 hora. Luego se añadió NaBH4 (1,9 g, 48,79 mmol) y se agitó la mezcla durante otra hora a 0°C. A continuación, se extinguió la reacción con H2O (5 ml), se eliminó por filtración el precipitado y se concentró a vacío para producir el producto intermedio 19. El material prosiguió sin ningún refinamiento adicional (8,1 g, rendimiento cuantitativo supuesto).
Producto intermedio 20: a ácido linoleico (10,4 g, 37,10 mmol), EDC (8,9 g, 46,42 mmol) y DMAP (755 mg, 6,22 mmol) en un matraz secado al horno (200 ml) con una barra magnética se le añadió DCM anhidro (50 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió el producto intermedio 19 (8,1 g, 30,91 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Al día siguiente, se diluyó con DCM (50 ml) y se lavó con H2O (50 ml) seguido por K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 25 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente de DCM durante 5 min, luego el 0-10% de MeOH/DCM durante 25 min, luego el 10% de MeOH/DCM durante 15 min a una velocidad de flujo de 200 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 20 (9,8 g, rendimiento del 60%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 5,37-5,29 (4H, m, CH=), 3,75-3,67 (2H, m, NCH2CH2O), 3,46-3,35 (4H, m, CONCH2), 2,77-2,74 (2H, m, =CHCH2CH=), 2,36-2,23 (4H, m, COCH2 y (CHa^NC^), 2,21-2,20 (6H, d, (CHs)2N), 2,04-2,00 (4H, m, CH2CH2CH), 1,71-1,59 (2H, m, NCH2CH2CH2N), 1,36-1,26 (14H, m, CH2), 0,89 0,86 (12H, s, SiC(CHs)3 y CH3), 0,36-0,28 (6H, m, Si(CH3)2).
Producto intermedio 21: se añadió TBAF 1,0M/THF (55,2 ml, 55,21 mmol) al producto intermedio 20 (9,6 g, 18,43 mmol) en un matraz secado al horno (50 ml) con una barra magnética y se dejó agitar durante tres horas bajo una manta de gas de argón. Luego se concentró la mezcla a vacío y se prosiguió sin ningún refinamiento adicional (7,5 g, rendimiento cuantitativo supuesto). Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa.
Compuesto F5: a ácido linoleico (6,2 g, 22,13 mmol), EDC (5,3 g, 27,64 mmol) y DMAP (450 mg, 3,68 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadió DCM anhidro (20 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió el producto intermedio 21 (7,5 g, 18,42 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Al día siguiente, se diluyó con DCM (50 ml) y se lavó con H2O (50 ml) seguido por K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 40 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente de DCM durante 10 min, luego el 0-5% de MeOH/DCM durante 5 min, luego el 5% de MeOH/DCM durante 15 min, luego el 5-20% de MeOH/DCM durante 10 min, luego el 20% de MeOH/DCM durante 2 minutos a una velocidad de flujo de 200 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto F5 (8,0 g, rendimiento del 65%) como un líquido transparente.
1H-RMN (400 MHz, CDCh) 8: 5,40-5,20 (8H, m, CH=), 4,20-4,17 (2H, m, NCH2CH2O), 3,90-4,10 (2H, m, NCH2CH2O), 3,50-3,60 (2H, m, CONCH2), 2,77-2,75 (4H, m, =CHCH2CH=), 2,40-2,10 (14H, m, CH2CH2CH y N(CH3)2), 2,10-1,90 (8H, m, COCH2, y N(CH2) y OCOCH2CH2), 2,06-2,02 (4H, m, CH2CH2CH), 1,80-1,50 (4H, m, NCH2CH2CH2N y NCOCH2CH2), 1,40-1,00 (28H, m, CH2), 0,99-0,71 (6H, m, CH3).
Compuesto F7: se disolvió el compuesto F5 (6,1 g, 9,04 mmol) en acetonitrilo (18 ml) y se añadió yoduro de metilo (2 ml). Se purgó el vial con gas de argón y se dejó agitar la mezcla a 40°C durante 4 horas. Después de eso, se concentró la mezcla a vacío y se purificó mediante cromatografía ultrarrápida cargando el aceite crudo directamente sobre una columna de gel de sílice de 120 g y usando un gradiente de DCM durante 2 min, luego el 0-10% de MeOH/DCM durante 10 min, luego el 10% de MeOH/DCM durante 5 min, luego el 10-15% de MeOH/DCM durante 5 min, luego el 15% de MeOH/DCM durante 5 min a una velocidad de flujo de 85 ml/min. Se recogieron las fracciones de producto, se concentraron y se sometieron a tratamiento con una resina de intercambio aniónico Amberlyst A26 para producir el compuesto F7 (3,2 g, rendimiento del 50%) como un aceite. 1H-RMN (400 MHz, CDCh) 8: 5,40-5,20 (8H, m, CH=), 4,30-4,20 (2H, m, NCH2CH2O), 3,80-3,60 (4H, m, NCH2CH2O y CONCH2), 3,68-3,39 (9H, m, N(CH3)3), 2,77-2,73 (4H, m, =CHCH2CH=), 2,40-2,30 (2H, m, COCH2), 2,30-2,20 (2H, m, (C ^ ^ N C ^ ) , 2,20-1,10 (2H, m, OCOCH2CH2), 2,10-1,90 (8H, m, CH2CH2CH), 1,70-1,50 (4H, m, NCH2CH2CH2N y NCOCH2CH2), 1,40-1,10 (28H, m, CH2), 0,90-0,85 (6H, m, CH3).
Ejemplo 19: en la figura 19 se muestra un esquema para la preparación de los compuestos F8 y F9.
Producto intermedio 22: a ácido mirístico (2,0 g, 8,82 mmol), EDC (2,1 g, 11,02 mmol) y DMAP (180 mg, 1,47 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadió DCM anhidro (20 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió el producto intermedio 19 (1,9 g, 7,35 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Al día siguiente, se diluyó la mezcla de reacción con DCM (50 ml) y se lavó con H2O (50 ml) seguido por K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 25 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de
cromatografía ultrarrápida (columna de gel de sílice de 80 g) usando un gradiente de DCM durante 1 min, luego el 0-10% de MeOH/DCM durante 15 min, luego el 10% de MeOH/DCM durante 5 min, luego el 30% de MeOH/DCM durante 5 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 22 (1,5 g, rendimiento del 39%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 3,75-3,67 (2H, m, NCH2CH2O), 3,44-3,35 (4H, m, CONCH2), 2,36-2,21 (4H, m, COCH2 y (CHa^NC^), 2,26-2,21 (6H, d, (CHs)2N), 1,71-1,59 (2H, m, NCH2CH2CH2N), 1,63-1,59 (2H, m, COCH2CH2), 1,28-1,24 (20H, m, CH2), 0,88-0,85 (12H, m, SiC(CHa)a y CH3), 0,38-0,30 (6H, m, Si(CHa^).
Producto intermedio 23: se añadió TBAF 1,0 M/THF (6,4 ml, 6,36 mmol) al producto intermedio 22 (1,0 g, 2,12 mmol) disuelto en THF (5 ml) en un matraz secado al horno (25 ml) con una barra magnética y se dejó agitar durante tres horas bajo una manta de gas de argón. Luego se concentró la mezcla a vacío y se prosiguió sin ningún refinamiento adicional (728 mg, rendimiento cuantitativo supuesto). Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa.
Compuesto F8: a ácido linoleico (659 mg, 2,35 mmol), EDC (631 mg, 3,29 mmol) y DMAP (54 mg, 0,44 mmol) en un matraz secado al horno (25 ml) con una barra magnética se le añadió DCM anhidro (5 ml). Se agitó la mezcla a temperatura ambiental durante ~5 minutos hasta obtener una disolución transparente. Luego se añadió el producto intermedio 23 (781 mg, 2,19 mmol) y se agitó la mezcla a temperatura ambiente durante la noche. Al día siguiente, se diluyó con DCM (50 ml) y se lavó con H2O (50 ml) seguido por K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 40 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 80 g) usando un gradiente de DCM durante 1 min, luego el 0-30% de MeOH/DCM durante 30 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto F8 (225 mg, rendimiento del 68%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 4,20 4,15 (2H, m, NCH2CH2O), 3,57-3,54 (2H, m, NCH2CH2O), 3,40-3,33 (4H, m, CONCH2), 2,42-2,21(12H, m, CH2CH2CH y CH2N(CHa)2), 1,80-1,71 (2H, m, NCH2CH2CH2N), 1,70-1,58 (4H, m, COCH2CH2), 1,29-1,15 (20H, m, CH2), 0,93-0,86 (6H, m, CHa).
Compuesto F9: se disolvió el compuesto F8 (620 mg, 1,09 mmol) en acetonitrilo (9 ml) y se añadió yoduro de metilo (1 ml). Se purgó el vial con gas de argón y se dejó agitar a 40°C durante 4 horas. Después de eso, se concentró la mezcla a vacío y se purificó mediante cromatografía ultrarrápida cargando el aceite crudo directamente sobre una columna de gel de sílice de 24 g y usando un gradiente de DCM durante 1 min, luego el 0-25% de MeOH/DCM durante 25 min a una velocidad de flujo de 32 ml/min. Se combinaron las fracciones de producto, se concentraron y se sometieron a tratamiento con una resina de intercambio aniónico Amberlyst A26 para producir el compuesto F9 (325 mg, rendimiento del 48%) como un aceite transparente. 1H-RMN (400 MHz, CDCh) 8: 4,21-4,19 (2H, m, NCH2CH2O), 3,86-3,81 (2H, m, NCH2CH2O), 3,47-3,44 (2H, m, CONCH2), 3,41 (9H, s, N(CHa)a), 2,38-2,35 (2H, m, CH2N(CHa)a), 2,28-2,25 (2H, m, NCH2CH2CH2N), 2,13-2,08 (2H, m, NCOCH2CH2N), 1,58-1,56 (4H, m, COCH2CH2), 1,29-1,17 (44H, m, CH2), 0,87-0,85 (6H, m, CHa).
Ejemplo 20: en la figura 20 se muestra un esquema para la preparación de los compuestos C25 y C24.
Producto intermedio 24: a Fmoc-Dap(Boc).H2O (10,0 g, 22,50 mmol) en un matraz secado al horno (250 ml) con una barra magnética se le añadieron DCM anhidro (100 ml), ácido linoleico (7,7 ml, 24,79 mmol), EDC (6,5 g, 33,80 mmol) y DMAP (0,6 g, 4,52 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida, se disolvió en 5 ml de DCM y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 220 g) usando un gradiente del 0-50% de EtOAc/hexano durante 30 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 24 (15,2 g, rendimiento del 100%) como un líquido transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 675,98.
Producto intermedio 25: al producto intermedio 24 (3,0 g, 4,44 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron acetonitrilo anhidro (20 ml) y piperidina (2 ml). Se agitó la mezcla a temperatura ambiental durante 2 horas. Se concentró la mezcla de reacción, se disolvió en 2 ml de DCM y se purificó con una columna de sílice de 40 g usando un gradiente del 0-50% de EtOAc/hexano durante 10 min, el 0-15% de MeOH/DCM durante 20 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 25 (1,3 g, rendimiento del 65%) como un líquido amarillo transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 453,82.
Producto intermedio 26: al producto intermedio 25 (1,3 g, 2,87 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (30 ml), ácido linoleico (0,9 ml, 2,87 mmol), EDC (0,7g, 3,44 mmol) y DMAP (0,1 g, 0,57 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Luego se concentró la mezcla de reacción a presión reducida, se disolvió en 2 ml de DCM y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-20% de EtOAc/hexano durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 26 (2,0 g, rendimiento del 97%) como un líquido transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 716,16.
Compuesto C25: al producto intermedio 26 (2,0 g, 2,80 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (20 ml) y TFA (4 ml) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (50 ml). Luego se extrajo la mezcla con DCM (2 x 50 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar un residuo oleoso, que se disolvió en DCM anhidro (20 ml) y se añadió DMA-Gly-OH.HCl (0,5 g, 3,37 mmol), EDC.HCl (0,8 g, 4,22 mmol), DMAP (0,2 g, 1,64 mmol) y TEA (0,2 ml, 1,50 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2,5 horas. A continuación, se lavó la mezcla de reacción con una disolución acuosa de K2CO3 al 10% (50 ml), se extrajo con DCM (2 x 50mL), se secó sobre Na2SO4 y se concentró mediante un evaporador rotatorio. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 40 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto C25 (1,5 g, rendimiento del 76,6%) como un líquido transparente. 1H-RMN (400 MHz, CDCl3) 8: 7,50 (1H, s a, NH), 6,75 (1H, s a, NH), 5,33-5,35 (8H, m, CH=), 4,60-4,65 (1H, m, COCHN), 4,10-4,15 (2H, m, OCH2), 3,70-3,75 (2H, m, NCH2), 2,90 (2H, s, NCH2), 2,74-2,76 (4H, m, =CHCH2CH=), 2,25 (6H, s, NCH3), 2,23-2,24 (2H, m, CH2CO), 2,03-2,04 (8H, m, =CHCH2), 1,65-1,66 (4H, m, CH2CH2CO), 1,29-1,31 (30H, m, CH2), 0,86-0,88 (6H, m, CH3).
Compuesto C24: se añadió el compuesto C25 (1,5 g, 2,14 mmol) a yoduro de metilo (2 ml) en un vial secado al horno (20 ml) con una barra magnética. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). A continuación, se eliminó el exceso de reactivo a vacío. Se disolvió el crudo en 1 ml de DCM y se purificó con una columna de sílice de 40 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 30 ml/min. Se combinaron las fracciones de producto, se concentraron y se sometieron a tratamiento con una resina de intercambio aniónico Amberlyst A26 para producir el compuesto C24 (1,6 g, rendimiento del 96%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 8,80 (1H, s a, NH), 6,90 (1H, s a, NH), 5,33-5,35 (8H, m, CH=), 4,80-4,85 (2H, m, COCH2N), 4,25-4,26 (1H, m, COCHN), 4,10-4,18 (2H, m,OCH2), 3,80-3,81 (1H, m, NCH2), 3,60-3,61 (1H, m, NCH2), 3,45 (9H, s, NCH3), 2,74-2,76 (4H, m, =CHCH2CH=), 2,37-2,38 (2H, m, CH2CO), 2,03-2,04 (8H, m, =CHCH2), 1,65-1,66 (4H, m, CH2CH2CO), 1,29-1,31 (30H, m, CH2), 0,86-0,88 (6H, m, CH3).
Ejemplo 21: en la figura 21 se muestra un esquema para la preparación del compuesto D16.
Producto intermedio 27: al producto intermedio 26 (10,3 g, 14,44 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (20 ml) y TFA (4 ml) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (50 ml). Luego se extrajo la mezcla con DCM (2 x 50 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar un residuo oleoso, que luego se disolvió en DCM anhidro (30 ml) y se añadió lentamente bromuro de bromoacetilo (1,3 ml, 14,44 mmol) y TEA (2,2 ml, 15,85 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2,5 horas. A continuación, se concentró la mezcla de reacción mediante un evaporador rotatorio. Se disolvió el crudo en 10 ml de DCM y se purificó con una columna de sílice de 220 g usando un gradiente del 0-50% de EtOAc/hexano durante 30 min a una velocidad de flujo de 60 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 27 (8,0 g, rendimiento del 76%) como un líquido transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 736,03.
Compuesto D16: se añadió el producto intermedio 27 (1,0 g, 1,36 mmol) a DCM anhidro (20 ml) con DMSO (1 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron clorhidrato de c/s-pirrolidin-3,4-diol (cDHP.HCl) (0,3 g, 2,03 mmol) y TEA (0,5 ml, 3,41 mmol). Se agitó la mezcla a temperatura ambiental durante 2 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D16 (0,8 g, rendimiento del 78%) como un líquido amarillo. 1H-RMN (400 MHz, CDCh) 8: 8,264 (1H, s a, NH), 6,71 (1H, d, J=5,2Hz, NH), 5,34-5,37 (8H, m, CH=), 4,60-4,70 (1H, m, COCHN), 4,15-4,24 (4H, m, OCH2, OCH), 3,83-3,86 (1H, m, COCH2N), 3,36-3,40 (1H, m, COCH2N), 3,16 (2H, s a, COCH2N), 3,09 (1H, d, J=8,4 Hz, NCH2), 2,92 (1H, d, J=8,4 Hz, NCH2), 2,77-2,93 (4H, m, =CHCH2CH=), 2,61 (2H, s a, NCH2), 2,28-2,31 (2H, m, CH2CO), 2,03-2,07 (8H, m, =CHCH2), 1,64 1,67 (4H, m, CH2CH2CO), 1,30-1,37 (30H, m, CH2), 0,87-0,90 (6H, m, CH3).
Ejemplo 22: en la figura 22 se muestra un esquema para la preparación del compuesto D17.
Compuesto D17: se añadió el producto intermedio 27 (1,0 g, 1,36 mmol) a DCM anhidro (20 ml) con DMSO (1 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron clorhidrato de frans-pirrolidin-3,4-diol (tDHP.HCl) (0,3 g, 2,03 mmol) y TEA (0,5 ml, 3,41 mmol). Se agitó la mezcla a temperatura ambiental durante 2 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4
(10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D17 (1,1 g, rendimiento del 100%) como un líquido amarillo. 1H-RMN (400 MHz, CDCls) 8: 8,23 (1H, s a, NH), 6,68 (1H, d, J=5,2Hz, NH), 5,30-5,37 (8H, m, CH=), 4,64-4,67 (1H, m, COCHN), 4,12-4,18 (4H, m, OCH2, OCH), 3,91-3,94 (1H, m, COCH2N), 3,17-3,31 (3H, m, COCH2N), 3,09-3,12 (2H, m, CH2OH), 2,76-2,78 (4H, m, =CHCH2CH=), 2,67-2,71 (2H, m, CH2OH), 2,25-2,28 (2H, m, CH2CO), 2,03-2,07 (8H, m, =CHCH2), 1,63-1,77 (4H, m, OCH2CH2), CH2CH2CO), 1,27-1,37 (30H, m, CH2), 0,87-0,90 (6H, m, CH3).
Ejemplo 23: en la figura 23 se muestra un esquema para la preparación del compuesto D18.
Compuesto D18: se añadió el producto intermedio 27 (1,0 g, 1,36 mmol) a DCM anhidro (20 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron 1-(2-hidroxi)etilpiperazina (0,2 ml, 1,63 mmol) y TEA (0,2 ml, 1,5 mmol). Se agitó la mezcla a temperatura ambiental durante 2 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D18 (0,9 g, rendimiento del 84%) como un líquido amarillo.
1H-RMN (400 MHz, CDCla) 8: 7,48-7,50 (1H, m, NH), 6,68-6,70 (1H, s, NH), 5,29-5,35 (8H, m, CH=), 4,59-4,62 (1H, m, COCHN), 4,10-4,12 (2H, m, OCH2), 3,59-3,66 (4H, m, CH2OH, COCH2N), 2,99 (2H, s, COCH2N), 2,75-2,76 (4H, m, =CHCH2CH=), 2,53-2,55 (10H, m, CH2N), 2,20-2,21 (2H, m, CH2CO), 2,03-2,05 (8H, m, =CH-CH2), 1,61-1,63 (4H, m, OCH2CH2), CH2CH2CO), 1,29-1,30 (30H, m, CH2), 0,86-0,89 (6H, m, CH3).
Ejemplo 24: en la figura 24 se muestra un esquema para la preparación del compuesto D19.
Compuesto D19: se añadió el producto intermedio 27 (1,0 g, 1,36 mmol) a DCM anhidro (20 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron 1-(2-hidroxi)propilpiperazina (HPPip) (0,2 ml, 1,63 mmol) y TEA (0,2 ml, 1,50 mmol). Se agitó la mezcla a temperatura ambiental durante 2 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D19 (0,9 g, rendimiento del 84%) como un líquido amarillo. 1H-RMN (400 MHz, CDCh) 8: 7,48-7,50 (1H, m, NH), 6,68-6,70 (1H, s, NH), 5,29-5,35 (8H, m, CH=), 4,59-4,62 (1H, m, COCHN), 4,10-4,12 (2H, m, OCH2), 3,59-3,66 (4H, m, CH2OH, COCH2N), 2,99 (2H, s, COCH2N), 2,75-2,76 (4H, m, =CHCH2CH=), 2,53-2,55 (10H, m, CH2N), 2,20-2,21 (2H, m, CH2CO), 2,03-2,05 (8H, m, =CHCH2), 1,61-1,63 (4H, m, OCH2CH2), CH2CH2CO), 1,29-1,30 (30H, m, CH2), 0,86-0,89 (6H, m, CH3).
Ejemplo 25: en la figura 25 se muestra un esquema para la preparación del compuesto D20.
Producto intermedio 28: a clorhidrato de W,W-dimetilglicina (0,6 g, 3,94 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (20 ml), H-Dap(Boc)-OMe.HCl (1,0 g, 3,94 mmol), EDC (1,0 g, 4,73 mmol) y DMAP (0,1 g, 0,80 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 2-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 28 (1,0 g, rendimiento del 84%) como un sólido blanco. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 304,51.
Producto intermedio 29: al producto intermedio 28 (1,0 g, 3,30 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadieron metanol (10 ml) y LiOH (87 mg, 3,60 mmol). Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción para proporcionar el producto intermedio 29 crudo para la siguiente etapa sin purificación. Se verificó el producto con CL-Em antes de llevar a cabo la siguiente etapa -m/z de [M+H]+ = 209,44.
Producto intermedio 30: al producto intermedio 29 crudo (~1,1 g, ~2,87 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (20 ml), ácido linoleico (1,1 ml, 3,60 mmol), EDC (0,9 g, 4,80 mmol) y DMAP (0,1 g, 0,64 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 30 (22 mg, rendimiento del 13%) como un líquido transparente. Se verificó el producto con CL-e M antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 538,84.
Compuesto D20: al producto intermedio 30 (220 mg, 0,41 mmol) en un matraz secado al horno (100 ml) con una barra
magnética se le añadieron DCM anhidro (15 ml) y TFA (1 ml) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (50 ml). Luego se extrajo la mezcla con DCM (2 x 50 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar un residuo oleoso, que luego se disolvió en DCM anhidro (30 ml) y se añadió DCM anhidro (20 ml), ácido linoleico (0,2 ml, 0,49 mmol), EDC (118 mg, 0,62 mmol) y DMAP (10 mg, 0,08 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante 4 horas. Se concentró la mezcla de reacción usando un evaporador rotatorio y se lavó con disolución acuosa de K2CO3 al 10% (50 ml). Luego se extrajo la mezcla con DCM (2 x 50 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida. Finalmente, se purificó el crudo con una columna de sílice de 12 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D20 (140 mg, rendimiento del 49%) como un líquido transparente. 1H-RMN (400 MHz, CDCla) 8: 7,90 (1H, s a, NH), 6,10 (1H, s a, NH), 5,60-5,70 (8H, m, CH=), 4,65 (1H, s a, COCHN), 4,20-4,25 (2H, m, OCH2), 3,58-3,71 (2H, m, CH2N), 2,90-2,91 (2H, m, COCH2N), 2,75-2,76 (4H, m, =CHCH2CH2), 2,30 (6H, s, NCH3), 2,10-2,11 (2H, m, COCH2), 2,0-2,1 (8H, m, =CHCH2), 1,54-1,69 (4H, m, OCH2CH2), CH2CH2CO), 1,10-1,30 (30H, m, CH2), 0,80-0,82 (6H, m, CH3).
Ejemplo 26: en la figura 26 se muestra un esquema para la preparación del compuesto D21.
Compuesto D21: a dioleato de (2R)-3-(((2-(dimetilamino)etoxi)(hidroxi)fosforil)oxi)propan-1,2-diílo (450 mg, 0,58 mmol) en un vial secado al horno (40 ml) con una barra magnética se le añadieron DCM anhidro (8 ml), cloruro de 2-metoxietoximetilo (133 ml, 1,16 mmol) y carbonato de potasio (332 mg, 2,32 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante una semana. Se filtró la mezcla de reacción y se concentró a presión reducida, que se purificó con una columna de sílice de 12 g usando un gradiente del 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 20 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto D21 (150 mg, rendimiento del 30%) como un líquido transparente. 1H-RMN (400 MHz, CDCh) 8: 75,29 5,33 (8H, m, CH=), 5,20 (1H, s a, OCH), 4,92 (2H, s, OCH2O), 4,31-4,40 (2H, m, OCH2), 3,98-4,04 (4H, m, OCH2), 3,70-3,71 (2H, m, OCH2), 3,56-3,57 (2H, m, OCH2), 3,36 (3H, s, OCH3), 3,24 (6H, s, NCH3), 2,27-2,90 (2H, m, COCH2), 1,99-2,00 (8H, m, =CHCH2), 1,54-1,69 (4H, m, COCH2CH2), 1,20-1,30 (40H, m, CH2), 0,85-0,88 (6H, m, CH3).
Ejemplo 27: en la figura 27 se muestra un esquema para la preparación del compuesto E37.
Producto intermedio 31: a clorhidrato de (2S,4R)-4-aminopirrolidin-1,2-dicarboxilato de 1-(terc-butilo) y 2-metilo (2,0 g, 7,12 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (25 ml), ácido 3-(dimetilamino)propanoico (1,3 g, 8,55 mmol), hexafluorofosfato de 1H-1,2,3-triazolo[4,5-b]piridinio-3-óxido de 1-[bis(dimetilamino)metileno] (4,1 g, 10,68 mmol) y DIEA (2,6 ml, 14,96 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 31 (1,5 g, rendimiento del 85%) como un aceite transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 344,57.
Producto intermedio 32: al producto intermedio 31 (1,5 g, 4,25 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron hidróxido de litio (1,2 mg, 5,10 mmol), agua (5 ml) y MeOH (5 ml). Se agitó la mezcla a temperatura ambiental durante la noche. A continuación se eliminaron los disolventes a presión reducida y se secó el material húmedo mediante liofilización para dar el producto intermedio 32 crudo (1,3 g, rendimiento del 95%) como un sólido blanco, que se usó sin purificación adicional. Se verificó el crudo con LC-MS antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 330,00.
Producto intermedio 33: al producto intermedio 32 (1,3 g, 3,95 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DMF anhidra (20 ml), alcohol linoleílico (1,4 g, 5,14 mmol), EDC (1,5 g, 7,90 mmol) y DMAP (0,5 g, 3,95 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (25 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 33 (1,9 g, rendimiento del 85%) como un aceite transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 578,91.
Producto intermedio 34: al producto intermedio 33 (1,9 g, 3,33 mmol) en un matraz secado al horno (25 ml) con una barra magnética se le añadieron DCM anhidro (10 ml) y TFA (2 ml) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con una disolución de Na2CO3 al 10% (20 ml). Luego se extrajo la mezcla con DCM (2 x 20 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar un producto intermedio oleoso 34 (1,5 g, rendimiento del 92%) que se usó para la siguiente etapa sin purificación adicional. Se verificó el producto
con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 478,82.
Compuesto E37: al producto intermedio 34 (1,5 g, 3,14 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DMF anhidra (10 ml), ácido linoleico (1,3 g, 4,71 mmol) y hexafluorofosfato de 1H-1,2,3-triazolo[4,5-b]piridinio-3-óxido de 1-[bis(dimetilamino)metileno] (2,3 g, 6,28 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto E37 (2,0 g, rendimiento del 92%) como un aceite transparente. 1H-RMN (400 MHz, CDCls) 8: 8,0 (1H, s a, NH) 5,54-5,25 (8H, m, CH=), 4,65-4,29 (2H, m, NHCH, NCHCO), 4,30-3,90 (2H, m, OCH2), 3,80-3,62 (2H, m, NCH2CHNH-), 3,60-3,45 (2H, m, (CHs^NC^), 2,84 (6H, s, N(CH3)2), 2,80-2,60 (6H, m, CH2), 2,40-1,90 (12H, m, CH2CONH, CH2CH=), 1,65-1,48 (4H, m, CH2), 1,45-1,20 (30H, m, CH2), 0,86-0,85 (6H, m, CH3).
Ejemplo 28: en la figura 28 se muestra un esquema para la preparación de los compuestos E38 y E39.
Producto intermedio 35: a clorhidrato de (2S,4R)-4-aminopirrolidin-1,2-dicarboxilato de 1-(terc-butilo) y 2-metilo (5,0 g, 17,81 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (25 ml), ácido 3-(dimetilamino)butanoico (3,6 g, 21,37 mmol), EDC (6,8 g, 35,62 mmol), DMAP (2,2 g, 17,81 mmol) y DIeA (8,1 g, 62,34 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Luego se diluyó la mezcla de reacción con DCM (25 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 35 (6,1 g, rendimiento del 80%) como un aceite transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 358,59.
Producto intermedio 36: al producto intermedio 35 (6,1 g, 17,03 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron hidróxido de litio (0,5 g, 20,44 mmol), agua (5 ml) y MeOH (20 ml). Se agitó la mezcla a temperatura ambiental durante la noche. A continuación se eliminaron los disolventes a presión reducida y se secó el material húmedo mediante liofilización para dar el producto intermedio 36 crudo (5,6 g, rendimiento del 95%) como un sólido blanco, que se usó sin purificación adicional. Se verificó el crudo con LC-MS antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 344,55.
Producto intermedio 37: al producto intermedio 36 (2,8 g, 8,11 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DMF anhidra (10 ml), alcohol linoleílico (2,6 g, 9,73 mmol) y hexafluorofosfato de 1H-1,2,3-triazolo[4,5-b]piridinio-3-óxido de 1-[bis(dimetilamino)metileno] (4,6 g, 12,16 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (25 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 37 (3,9 g, rendimiento del 82%) como un sólido blanco. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 592,91.
Producto intermedio 38: al producto intermedio 37 (1,4 g, 2,31 mmol) en un matraz secado al horno (25 ml) con una barra magnética se le añadieron DCM anhidro (20 ml) y TFA (5 ml) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con una disolución de Na2CO3 al 10% (20 ml). Luego se extrajo la mezcla con DCM (2 x 20 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron a presión reducida para dar el producto intermedio 38 oleoso amarillo claro (580 mg, rendimiento del 51%) que se usó para la siguiente etapa sin purificación adicional. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 492,81.
Compuesto E38: al producto intermedio 38 (580 mg, 1,18 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DMF anhidra (5 ml), ácido linoleico (460 mg, 1,53 mmol) y hexafluorofosfato de 1H-1,2,3-triazolo[4,5-b]piridinio-3-óxido de 1-[bis(dimetilamino)metileno] (898 mg, 2,36 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 24 g) usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto E38 (750 mg, rendimiento del 95%) como un aceite transparente. 1H-RMN (400 MHz, CDCls) 8: 5,45-5,25 (8H, m, CH=), 4,70-4,29 (2H, m, NHCH, NCHCO), 4,20 4,00 (2H, m, OCH2), 3,90-3,78 (2H, m, NCH2CHNH-), 3,75-3,62 (2H, m, Me2NCH2), 2,84 (6H, s, N (CHs^), 2,90-2,70 (4H, m, CH2), 2,60-2,55 (2H, m, CH2), 2,10-1,90 (12H, m, CH2CONH, CH2CH=), 1,65-1,40 (6H, m, CH2), 1,40-1,20 (30H, m, CH2), 0,90-0,80 (6H, m, CH3).
Compuesto E39: se añadió el compuesto E38 (350 mg, 0,46 mmol) a yoduro de metilo (2 ml) en un vial secado al horno (20 ml) con una barra magnética. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). A continuación, se eliminó el exceso de reactivo a vacío. Se disolvió el crudo en 1 ml de DCM y se purificó con una columna de sílice de 40 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 30 ml/min. Se combinaron las fracciones de producto, se concentraron y se sometieron a tratamiento con una resina de intercambio aniónico Amberlyst A26 para producir el compuesto E39 (165 mg, rendimiento del 82%) como un líquido transparente. 1H-RMN (400 MHz, CDCla) 8: 5,45-5,25 (8H, m, CH=), 4,70-4,35 (2H, m, NHCH, NCHCO), 4,20 4,00 (2H, m, OCH2), 3,90-3,40 (4H, m, NCH2CH2CH2CO-, NCH2CHNH-), 3,30 (9H, s, N+ (CH3)3), 2,85-2,70 (4H, m, CH2), 2,60-2,45 (2H, m, CH2), 2,45-2,10 (8H, m, CH2CH2CH=), 2,10-2,00 (6H, m, CH2), 1,70-1,40 (4H, m, CH2), 1,40 1,20 (30H, m, CH2), 0,90-0,70 (6H, m, CH3).
Ejemplo 29: en la figura 29 se muestra un esquema para la preparación del compuesto E40.
Producto intermedio 39: a ácido (2S,4R)-1-(terc-butoxicarbonil)-4-hidroxipirrolidin-2-carboxílico (5,0 g, 21,62 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron acetonitrilo anhidro (500 ml), TBDPS-Cl (11,9 g, 43,24 mmol) y 1,8-diazabicicloundec-7-eno (11,5 g, 75,67 mmol) en secuencia. Se sometió la mezcla a reflujo a 50°C durante 4 horas. Luego se eliminó el disolvente a presión reducida. Se disolvió el residuo en HCl 0,2 N (50 ml), se extrajo con DCM (2 x 50 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente del 0-5% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 39 (9,9 g, rendimiento del 97%) como un aceite transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 470,49.
Producto intermedio 40: al producto intermedio 39 (9,9 g, 21,29 mmol) en un matraz secado al horno (250 ml) con una barra magnética se le añadieron DCM anhidro (100 ml), alcohol linoleílico (6,8 g, 25,55 mmol), EDC (8,2 g, 42,58 mmol) y DMAP (1,3 g, 10,65 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (25 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente del 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 40 (12,8 g, rendimiento del 98%) como un sólido blanco. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 718,75.
Producto intermedio 41: al producto intermedio 40 (5,8 g, 6,96 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron HCl 4N en una disolución de 1,4-dioxano (20 ml). Luego se agitó la mezcla a temperatura ambiental durante 3 horas. A continuación, se concentró la mezcla de reacción a presión reducida para obtener un aceite transparente, que luego se disolvió en DCM anhidro (20 ml) y se añadió ácido linoleico (2,3 g, 8,36 mmol), EDC (2,0 g, 10,45 mmol) y DMAP (0,6 g, 4,87 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (25 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando un gradiente del 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 41 (5,8 g, rendimiento del 94%) como un aceite incoloro. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 880,91.
Producto intermedio 42: al producto intermedio 41 (5,8 g, 6,58 mmol) en un matraz secado al horno (250 ml) con una barra magnética se le añadieron THF (100 ml) y trifluorhidrato de trietilamina (10,6 g, 65,8 mmol) secuencialmente. Luego se agitó la mezcla a temperatura ambiental durante 17 horas. A continuación, se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando un gradiente del 0-30% de EtOAc/hexano durante 10 min, luego el 0-10% de MeOH/DCM durante 20 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 42 (4,3 g, rendimiento del 78%) como un aceite incoloro. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 642,91.
Producto intermedio 43: al producto intermedio 42 (2,3 g, 7,16 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron DCM(10 ml), bromuro de 2-bromoacetilo (0,9 g, 4,66 mmol) y TEA (0,7 g, 7,16 mmol) secuencialmente. Luego se agitó la mezcla a temperatura ambiental durante 3 horas. A continuación, se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando un gradiente del 0-30% de EtOAc/hexano durante 10 min, luego el 0-10% de MeOH/DCM durante 20 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 43 (2,4 g, rendimiento del 82%) como un aceite incoloro. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 764,74.
Compuesto E40: se añadió el producto intermedio 43 (300 mg, 0,39 mmol) a DCM anhidro (5 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron clorhidrato de 3-azetidin-metanol (97 mg, 0,79 mmol) y
TEA (0,2 ml, 1,18 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante 17 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-15% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto E40 (196 mg, rendimiento del 65%) como un líquido amarillo. Se confirmó la identidad de los lípidos con análisis de CL-EM - m/z de [M+H]+ = 769,17.
Ejemplo 30: en la figura 30 se muestra un esquema para la preparación del compuesto A23.
Producto intermedio 44: a 0-benzoil-W-(terc-butoxicarbonil)-L-serina (3,0 g, 10,16 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (40 ml), amina mirística (2,4 g, 11,17 mmol), EDC (2,9 g, 15,24 mmol) y DMAP (0,6 g, 5,08 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con EtOAc (300 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 330 g) usando EtOAc/hexano 1:2 v/v durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 44 (4,4 g, rendimiento del 89%) como un sólido blanco. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 491,61.
Producto intermedio 45: al producto intermedio 44 (2,0 g, 4,08 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron MeOH (30 ml) y paladio sobre carbono (120 mg). Luego se purgó el matraz con hidrógeno usando un globo de hidrógeno. Se agitó la mezcla a temperatura ambiental durante 5 horas y se filtró mediante un lecho de Celite. Luego se concentró el filtrado a presión reducida para obtener el producto intermedio 45 (1,7 g, 95%) como un sólido blanco, que se usó para la siguiente etapa sin purificación adicional. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 401,44.
Producto intermedio 46: al producto intermedio 45 (1,7 g, 4,28 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron DCM anhidro (20 ml), ácido mirístico (1,3 g, 5,56 mmol), EDC (1,6 g, 8,55 mmol) y DMAP (0,5 g, 4,28 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con EtOAc (100 ml), se lavó con HCl 1 N (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (120 g de columna de gel de sílice) usando EtOAc/hexano 1:2 v/v durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 46 (2,4 g, rendimiento del 94%) como un sólido blanco. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 612,02.
Compuesto A23: al producto intermedio 46 (435 mg, 0,85 mmol) en un matraz secado al horno (25 ml) con una barra magnética se le añadieron DCM anhidro (20 ml) y TFA (5 ml) en secuencia. Se agitó la mezcla a temperatura ambiental durante 2 horas. Durante la agitación, el color de la disolución cambió de transparente a rojo. A continuación, se concentró en primer lugar la mezcla de reacción usando un evaporador rotatorio y se lavó con una disolución de Na2CO3 al 10% (20 ml). Luego se extrajo la mezcla con DCM (2 x 20 ml) y se combinaron las fases orgánicas, se secaron sobre Na2SO4 (5 g), se filtraron y se concentraron hasta dar un residuo oleoso, al que se le añadió luego, en DCM (10 ml), anhídrido succínico (118 mg, 1,17 mmol) y TEA (118 mg, 1,17 mmol). Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (100 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando el 0-20% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A23 (338 mg, rendimiento del 92%) como un sólido blanco. 1H-RMN (400 MHz, CDCl3) 8: 6,76-6,70 (1H, m, CHNHCO), 6,40-6,35 (1H, m, CH2NHCO), 4,70-4,60 (1H, m, NHCHCO), 4,42 4,20 (2H, m, CH2 O), 3,26-3,12 (2H, m, NHCH2), 2,80-2,60 (2H, m, CH2CO2H), 2,57-2,50 (2H, m, CH2CONH), 2,30 2,20 (2H, m, CH2CO2), 1,60-1,50 (2H, m, CH2CH2CO2), 1,50-1,40 (2H, CH2CH2NH), 1,35-1,15 (42H, m, NH(CH2)2(CH2)11Me, CO(CH2)2(CH2)10Me,), 0,90-0,83 (6H, m, CH3).
Ejemplo 31: en la figura 31 se muestra un esquema para la preparación del compuesto A24.
Producto intermedio 46: a W-(((9H-fluoren-9-il)metoxi)carbonil)-0-tritil-L-serina (3,0 g, 5,27 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (40 ml), alcohol linoleílico (1,5 g, 5,79 mmol), EDC (2,0 g, 10,54 mmol) y DMAP (3,7 g, 0,70 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (100 ml), se lavó con bicarbonato de sodio (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando EtOAc/hexano 1:2 v/v durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 46 (4,3 g, rendimiento del 90%) como un aceite transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+NH4]+ = 835,00.
Producto intermedio 47: al producto intermedio 46 (4,3 g, 5,19 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron HCl 3 N en una disolución de MeOH (40 ml). Luego se agitó la mezcla a temperatura ambiental durante 3 horas. A continuación, se concentró la mezcla de reacción a presión reducida hasta obtener el producto intermedio 47 (2,5 g, rendimiento del 86%) como un aceite transparente, que se usó luego para la siguiente reacción sin purificación adicional. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 576,68.
Producto intermedio 48: al producto intermedio 47 (2,5 g, 4,34 mmol) en un matraz secado al horno (100 ml) con una barra magnética se le añadieron DCM anhidro (50 ml), ácido linoleico (1,3 g, 4,78 mmol), EDC (1,7 g, 8,68 mmol) y DMAP (0,3 g, 2,17 mmol) en secuencia. Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se diluyó la mezcla de reacción con DCM (100 ml), se lavó con bicarbonato de sodio 1 N (20 ml), se secó sobre Na2SO4 (5 g), se filtró y se concentró a presión reducida. Se purificó el crudo mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando EtOAc/hexano 1:2 v/v durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 48 (2,1 g, rendimiento del 82%) como un sólido blanco. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+NH4]+ = 856,06.
Producto intermedio 49: al producto intermedio 48 (2,9 g, 3,40 mmol) en un matraz secado al horno (50 ml) con una barra magnética se le añadieron acetonitrilo anhidro (20 ml) y piperidina (4 ml). Se agitó la mezcla a temperatura ambiental durante la noche (17 horas). Se concentró la mezcla de reacción a presión reducida y se purificó mediante un sistema de purificación de cromatografía ultrarrápida (columna de gel de sílice de 120 g) usando el 0-50% de EtOAc/hexano durante 30 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 49 (1,3 g, rendimiento del 90%) como un aceite transparente. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 617,06.
Producto intermedio 50: se disolvió el producto intermedio 49 (500 mg, 0,81 mmol) en DCM anhidro (10 ml) y luego se añadió lentamente bromuro de bromoacetilo (0,1 ml, 0,81 mmol) seguido por TEA (0,1 ml, 0,89 mmol). Tras completarse la adición, se agitó la mezcla a temperatura ambiental durante la noche. Al día siguiente, se diluyó la mezcla con DCM (50 ml) y se lavó con H2O (50 ml) y K2CO3 al 10% (50 ml). Se realizó retroextracción para ambos lavados acuosos con DCM (2 x 25 ml). Se combinaron las fases orgánicas, se secaron con MgSO4, se filtraron y se concentraron a vacío. Se purificó el crudo con una columna de sílice de 40 g en un sistema de cromatografía ultrarrápida equipado con detector ESLD usando un gradiente de hexano durante 0,5 min, luego un gradiente de 30 min del 0-50% de EtOAc/hexano seguido por el 50% de EtOAc/hexano durante 5 min a una velocidad de flujo de 40 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el producto intermedio 50 (445 mg, rendimiento del 80%) como un líquido incoloro. Se verificó el producto con CL-EM antes de llevar a cabo la siguiente etapa - m/z de [M+H]+ = 737,01.
Compuesto A24: se añadió el producto intermedio 50 (150 mg, 0,20 mmol) a DCM anhidro (5 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron 3-(piperazin-1-il)propan-1-ol (33 mg, 0,22 mmol) y TEA (40 ml, 0,25 mmol). Se agitó la mezcla a temperatura ambiental durante 4 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 10-15% de EtOAc/hexano durante 10 min, luego el 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A24 (128 mg, rendimiento del 70%) como un líquido incoloro. 1H-RMN (400 MHz, CDCh) 8: 6,50-6,40 (1H, m, NHCO), 5,45-5,20 (8H, m, CH=), 4,90-4,60 (2H, m, NHCHCO, HO) 4,60-4,50 (1H, m, CH2CHOC(O)), 4,45-4,30 (1H, m, CH2CHOC(O)), 4,20-4,10 (2H, m, C(O)OCH2CH2), 3,80-3,70 (2H, m, HOCH2CH2), 3,47 (2H, s, NCH2C(O)NH), 2,85 2,70 (4H, m, =CHCH2CH=), 2,70-2,45 (8H, m, HOCH2CH2CH2N, CH2NCH2C(O), O(CO)CH2CH2), 2,30-1,90 (12H, m, NCH2CH2NCH2C(O), CH2CH2CH=), 1,60-1,10 (36H, m, CH2), 0,90-0,75 (6H, m, CH3).
Ejemplo 32: en la figura 32 se muestra un esquema para la preparación del compuesto A25.
Compuesto A25: se añadió el producto intermedio 50 (208 mg, 0,28 mmol) a DCM anhidro (5 ml) en un vial secado al horno (40 ml) con una barra magnética. Luego se añadieron clorhidrato de 3-azetidin-metanol (70 mg, 0,26 mmol) y TEA (120 ml, 0,85 mmol). Se agitó la mezcla a temperatura ambiental durante 2 horas. Tras eliminar el disolvente mediante un evaporador rotatorio a vacío, se trató el residuo con una disolución de K2CO3 al 10% (50 ml) y se extrajo con DCM (2 x 50 ml). Luego se combinaron las fases orgánicas, se secaron sobre Na2SO4 (10 g), se filtraron y se concentraron a presión reducida. Se disolvió el crudo en 2 ml de DCM y se purificó con una columna de sílice de 24 g usando un gradiente del 0-10% de MeOH/DCM durante 30 min a una velocidad de flujo de 25 ml/min. Se recogieron las fracciones de producto y se concentraron para producir el compuesto A25 (66 mg, rendimiento del 31%) como un líquido incoloro. 1H-RMN (400 MHz, CDCh) 8: 6,60-6,50 (1H, m, NHCO), 5,40-5,20 (8H, m, CH=), 4,90-4,80 (2H, m, CH2CH2OC(O)), 4,52-4,45 (1H, m, NHCHCO), 4,13-4,02 (2H, m, CH2OC(O)), 3,60-3,40 (2H, m, CH2OH), 3,70-3,30 (4H, m, CHCH2N), 3,20 (2H, s, CH2N), 2,80-2,65 (5H, m, =CHCH2CH=, -OH), 2,70-2,40 (3H, m, CH2CH2CO(O), HOCH2CH), 2,30-1,90 (8H, m, CH2CH2CH=), 1,60-1,10 (34H, m, CH2), 0,90-0,83 (6H, m, CH3).
Ejemplo 33: se preparan formulaciones de ejemplo para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip), tal como se muestra en la tabla 3.
Tabla 3: formulaciones lipídicas para ARNip

* Eficiencia de encapsulación para ARNip.
Ejemplo 34: se preparan formulaciones de ejemplo para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip), tal como se muestra en la tabla 4.
Tabla 4: formulaciones lipídicas para ARNip

* Eficiencia de encapsulación para ARNip.
Ejemplo 35: se preparan formulaciones de ejemplo para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip), tal como se muestra en la tabla 5.
Tabla 5: formulaciones lipídicas para ARNip

* Eficiencia de encapsulación para ARNip.
Ejemplo 36: se preparan formulaciones de ejemplo para encapsular agentes de ácido nucleico de interferencia
pequeños (ARNip), tal como se muestra en la tabla 6.
Tabla 6: formulaciones lipídicas para ARNip

* Eficiencia de encapsulación para ARNip.
Ejemplo 37: se prepararon formulaciones para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip), tal como se muestra en la tabla 7.
Tabla 7: formulaciones lipídicas para ARNip

* Eficiencia de encapsulación para ARNip.
Ejemplo 38: se prepararon formulaciones para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip).
Se prepararon formulaciones lipídicas de nanopartículas con las siguientes composiciones:
(Compuesto ionizable/DOPE/DOPC/Colesterol/DMPE-PEG), % en moles
50/28/0/21/1
50/28/0/20/2
26/21/21/31/1
Las características de las formulaciones de nanopartículas se muestran en la tabla 8. Las formulaciones tenían propiedades superiores para encapsular el ARNip y tenían un tamaño de partícula pequeño.
Tabla 8: formulaciones lipídicas para ARNip


* Eficiencia de encapsulación para ARNip.
Ejemplo 39: se prepararon formulaciones para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip).
Se prepararon formulaciones lipídicas de nanopartículas con las siguientes composiciones:
(Compuesto ionizable/DOPE/Colesterol/DMPE-PEG), % en moles
50/28/21/1
Se midieron la estabilidad en suero y la CE50 de las formulaciones de nanopartículas y se muestran en la tabla 9. Las formulaciones fueron capaces de encapsular el ARNip y conservar la estabilidad en suero humano.
Tabla 9: formulaciones lipídicas para ARNip
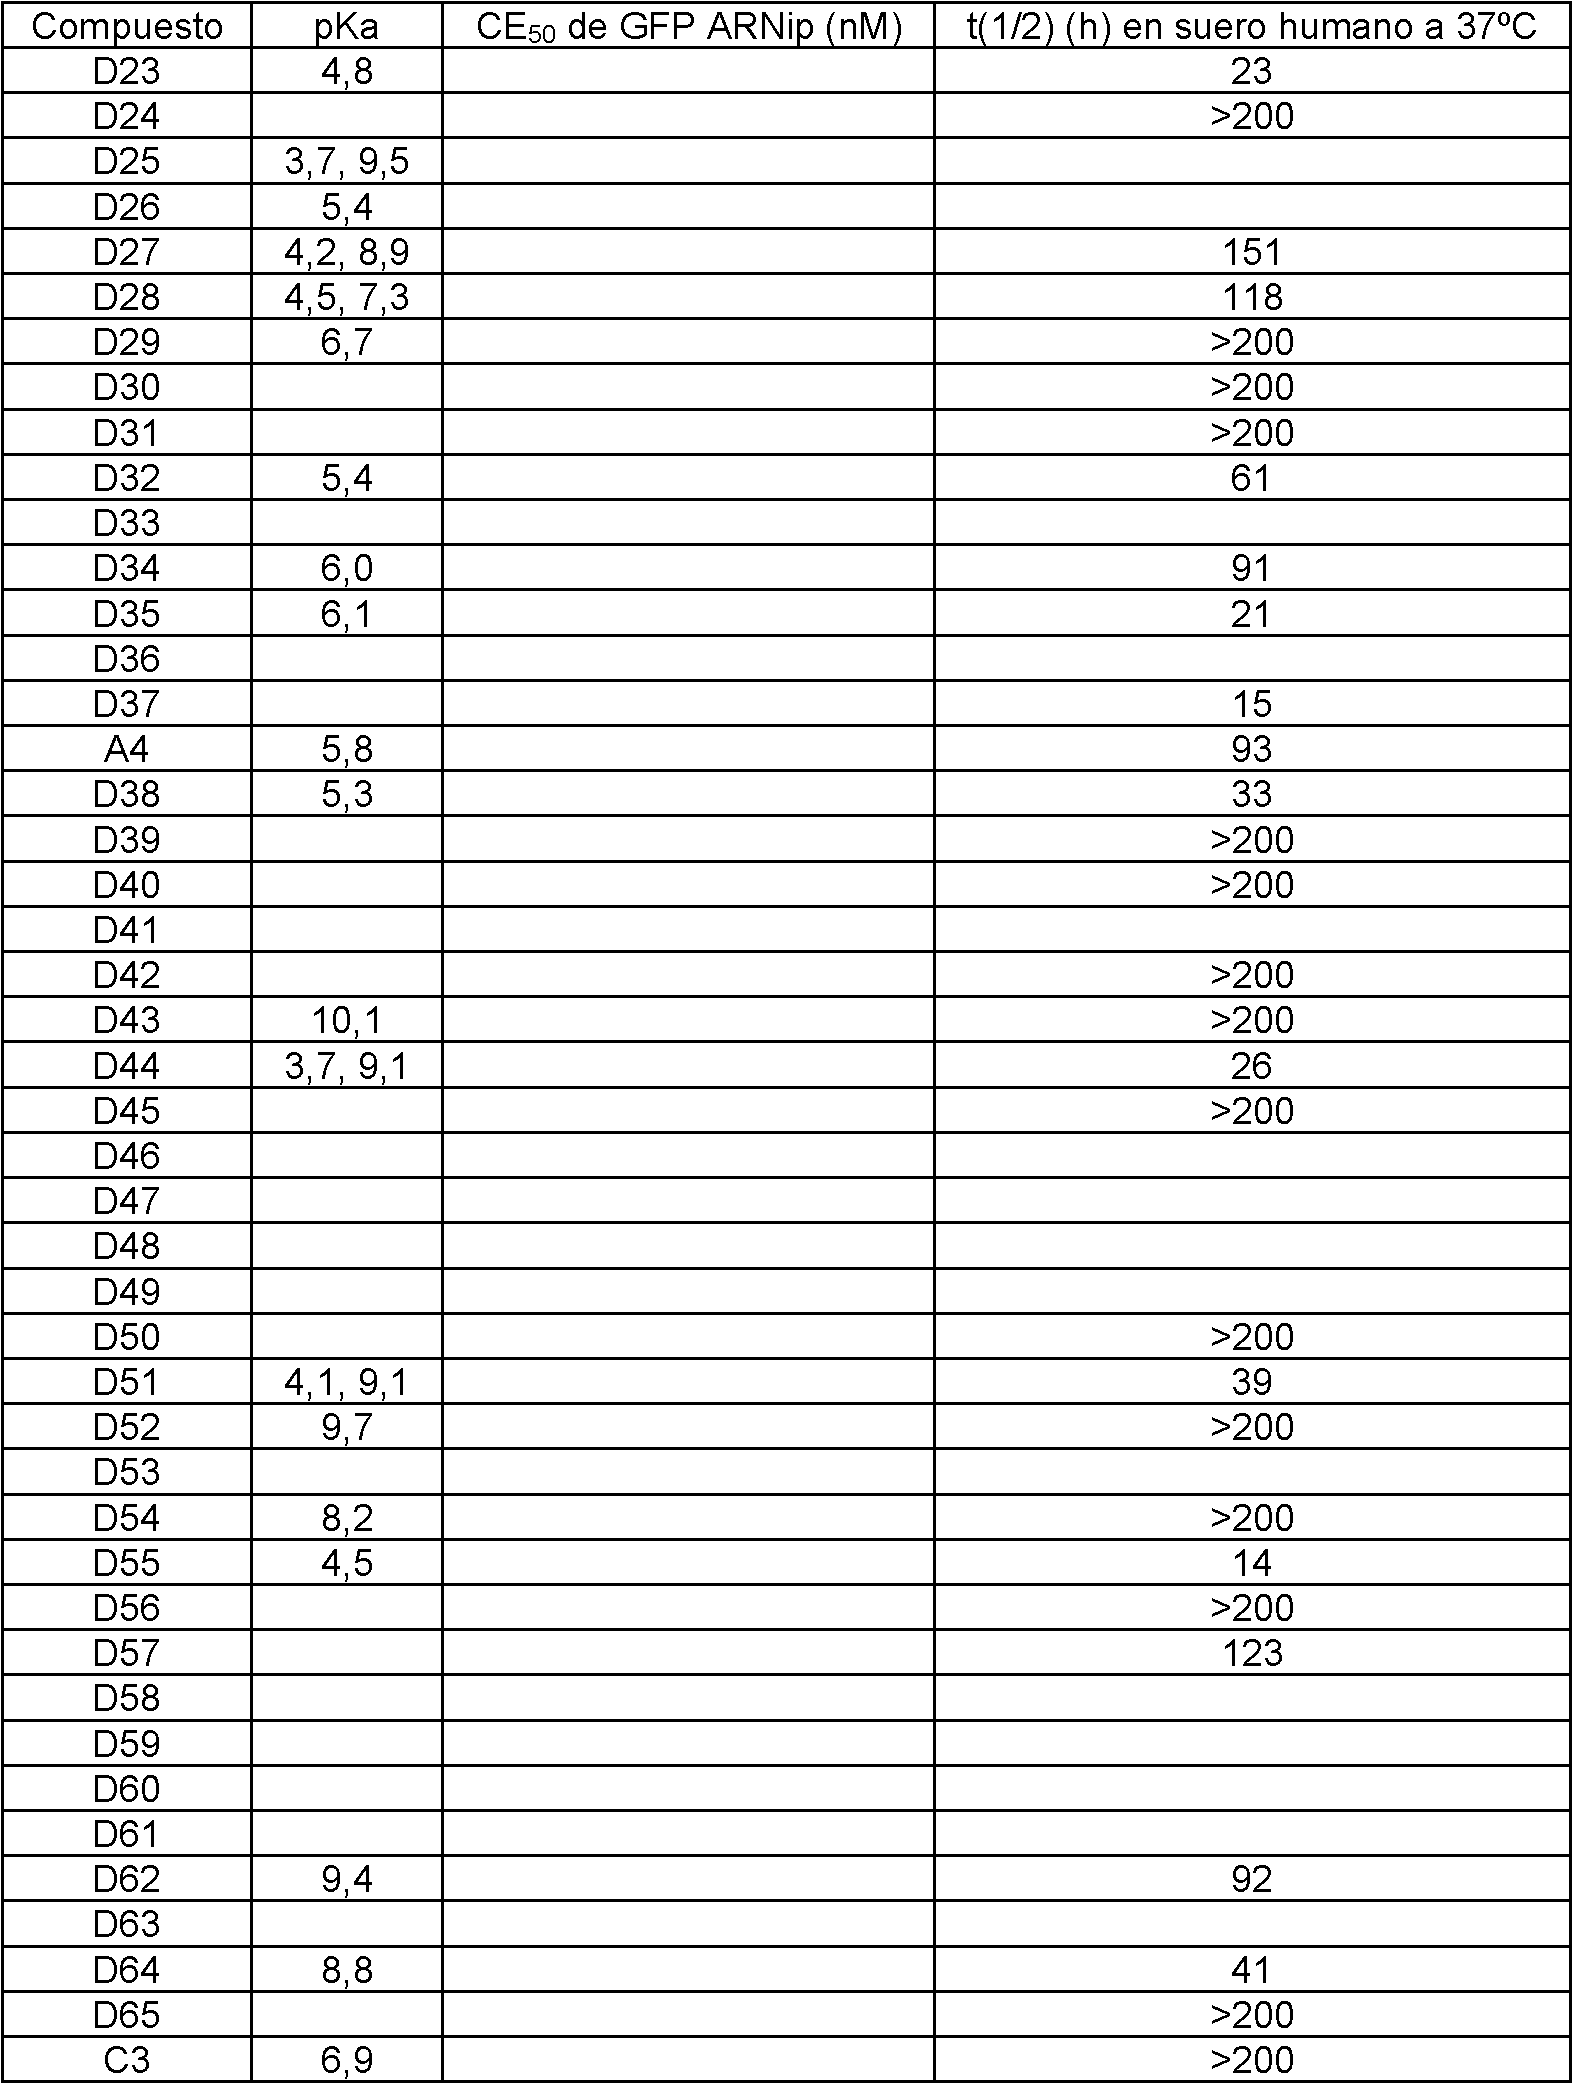

Ejemplo 40: se preparan formulaciones de ejemplo para encapsular agentes de ácido nucleico de interferencia pequeños (ARNip).
Se preparan formulaciones lipídicas de nanopartículas con las siguientes composiciones:
(Compuesto ionizable/DOPE/Colesterol/DMPE-PEG), % en moles
50/28/21/1
Se mide la estabilidad en suero de una formulación de nanopartículas y se muestra en la tabla 10. Las formulaciones son capaces de encapsular el ARNip y conservar la estabilidad en suero humano.
Tabla 10: formulaciones lipídicas para ARNip

Las realizaciones descritas en el presente documento no son limitativas y un experto en la técnica puede apreciar fácilmente que pueden someterse a pruebas combinaciones específicas de las modificaciones descritas en el presente documento sin experimentación indebida para la identificación de moléculas de ácido nucleico con actividad de iARN mejorada.
Se entiende que esta invención no se limita a la metodología, los protocolos, los materiales y los reactivos particulares descritos, ya que estos pueden variar. También debe entenderse que la terminología usada en el presente documento es solamente con el fin de describir realizaciones particulares y no se pretende limitar el alcance de la presente invención.
Cabe destacar que, tal como se usa en el presente documento y en las reivindicaciones adjuntas, las formas en singular “un”, “una” y “el/la” incluyen las referencias en plural a menos que el contexto dicte claramente lo contrario. Además, los términos “un” (o “una”), “uno o más” y “al menos uno” pueden usarse de manera intercambiable en el presente documento. También cabe destacar que los términos “comprende”, “que comprende”, “que contiene”, “que incluye” y “que tiene” pueden usarse de manera intercambiable y debe leerse en sentido amplio y sin limitación.
La mención de intervalos de valores en el presente documento está destinada simplemente a servir como método de abreviatura para referirse individualmente a cada valor por separado que se encuentra dentro del intervalo, a menos que se indique de otro modo en el presente documento, y cada valor por separado se incorpora en la memoria descriptiva como si se mencionara individualmente en el presente documento. Para los grupos de Markush, los expertos en la técnica reconocerán que esta descripción incluye los miembros individuales, así como subgrupos de los miembros del grupo de Markush.
Un compuesto, una molécula o una composición de esta invención puede tener una forma iónica para la que el contraión o los contraiones correspondientes no se muestran. Un experto en la técnica entenderá inmediatamente que el contraión o los contraiones existirán según sea necesario. Los ejemplos de contraiones incluyen iones de metal alcalino, Cl- y contraiones farmacéuticamente aceptables.
Por ejemplo, cuando se proporciona una lista de ejemplos o componentes, tal como una lista de compuestos, moléculas o composiciones adecuados para esta invención, resultará evidente para los expertos en la técnica que también pueden ser adecuadas mezclas de los compuestos, las moléculas o las composiciones enumeradas.
Sin elaboración adicional, se cree que un experto en la técnica puede, basándose en la descripción anterior, utilizar la presente invención en su máxima extensión. Por tanto, las siguientes realizaciones específicas deben interpretarse como simplemente ilustrativas y no limitativas del resto de la divulgación en lo más mínimo.
Todas las características divulgadas en esta memoria descriptiva pueden combinarse en cualquier combinación.
Claims (12)
- REIVINDICACIONESCompuesto que comprende la estructura mostrada en la fórmula IFórmula I
 en la que R1 y R2 sonR1 = CH2(CH2)nOC(=O)R4R2 = CH2(CH2)mOC(=O)R5en los que n y m son cada uno independientemente desde 1 hasta 2; y R4 y R5 son independientemente en cada aparición un grupo alquilo C(12-20) o un grupo alquenilo C(12-20);en la que R3 se selecciona de
 en los quecada R6 se selecciona independientemente de H, alquilo, hidroxilo, hidroxialquilo, alcoxilo, alcoxialcoxilo y aminoalquilo;cada R7 se selecciona independientemente de H, alquilo, hidroxialquilo y aminoalquilo;Q es O o NR7,en los que alquilo es alquilo C(1-6), hidroxialquilo es hidroxi[alquilo C(1-6)] y aminoalquilo es amino[alquilo C(1-6)].
- 2. Compuesto según la reivindicación 1, R4 y R5 son independientemente en cada aparición un grupo alquilo C(14-18) o un grupo alquenilo C(14-18).
- 3. Compuesto según la reivindicación 1, en el que Q es O, en el que n y m son cada uno 1.
- 4. Compuesto según la reivindicación 1, que tiene una estructura seleccionada de

 Ċ


- 5. Composición que comprende un compuesto ionizable según cualquiera de las reivindicaciones 1-4 y un portador farmacéuticamente aceptable.
- 6. Composición según la reivindicación 5, en la que la composición comprende nanopartículas.
- 7. Composición farmacéutica que comprende un compuesto ionizable según cualquiera de las reivindicaciones 1-4, un agente activo y un portador farmacéuticamente aceptable.
- 8. Composición según la reivindicación 7, en la que el compuesto ionizable es desde el 15% en moles hasta el 40% en moles de los lípidos de la composición.
- 9. Composición según la reivindicación 7, en la que la composición comprende nanopartículas.
- 10. Composición según la reivindicación 7, en la que el agente activo es una o más moléculas de iARN.
- 11. Composición según la reivindicación 7, en la que el agente activo es una o más moléculas de iARN seleccionadas de ARN de interferencia pequeños (ARNip), ARN bicatenarios (ARNbc) que son sustratos de Dicer, microARN (miARN), ARN en horquilla cortos (ARNhc), ARN dirigidos por ADN (ARNda), ARN asociados a Piwi (piARN), ARNip asociados a repeticiones (ARNipar) y formas modificadas de los mismos.
- 12. Composición según la reivindicación 7, que comprende además un lípido estructural, un lípido estabilizante y un lípido para reducir la inmunogenicidad de la composición.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562184188P | 2015-06-24 | 2015-06-24 | |
| PCT/US2016/039114 WO2016210190A1 (en) | 2015-06-24 | 2016-06-23 | Ionizable compounds and compositions and uses thereof |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2828717T3 true ES2828717T3 (es) | 2021-05-27 |
Family
ID=57585619
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16815348T Active ES2828717T3 (es) | 2015-06-24 | 2016-06-23 | Compuestos ionizables y composiciones y usos de los mismos |
Country Status (11)
| Country | Link |
|---|---|
| US (4) | US10167253B2 (es) |
| EP (2) | EP3686184A3 (es) |
| JP (1) | JP6480025B2 (es) |
| KR (1) | KR102659774B1 (es) |
| CN (1) | CN107708739A (es) |
| AU (1) | AU2016281685B2 (es) |
| CA (1) | CA2990668C (es) |
| ES (1) | ES2828717T3 (es) |
| PT (1) | PT3313449T (es) |
| TW (1) | TWI746442B (es) |
| WO (1) | WO2016210190A1 (es) |
Families Citing this family (30)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP6480025B2 (ja) * | 2015-06-24 | 2019-03-06 | 日東電工株式会社 | イオン性化合物及び組成物並びにその使用 |
| CN108368028B (zh) | 2015-10-28 | 2021-09-03 | 爱康泰生治疗公司 | 用于递送核酸的新型脂质和脂质纳米颗粒制剂 |
| US12678515B2 (en) | 2015-12-30 | 2026-07-14 | Acuitas Therapeutics, Inc. | Lipids and lipid nanoparticle formulations for delivery of nucleic acids |
| US12491261B2 (en) | 2016-10-26 | 2025-12-09 | Acuitas Therapeutics, Inc. | Lipid nanoparticle formulations |
| EP4331681B1 (en) | 2018-08-21 | 2026-06-24 | Kabushiki Kaisha Toshiba | Biodegradable lipids for delivery of active compounds into tumor cells comprising two or more tertiary amino groups |
| CA3116576A1 (en) | 2018-10-18 | 2020-04-23 | Acuitas Therapeutics, Inc. | Lipids for lipid nanoparticle delivery of active agents |
| EP4365289A3 (en) * | 2018-11-16 | 2024-07-10 | Nitto Denko Corporation | Rna interference delivery formulation and methods for malignant tumors |
| PL3908568T3 (pl) * | 2019-01-11 | 2024-12-02 | Acuitas Therapeutics, Inc. | Lipidy do dostarczania środków czynnych w nanocząstkach lipidowych |
| TWI899203B (zh) * | 2020-04-09 | 2025-10-01 | 大陸商蘇州艾博生物科技有限公司 | 脂質奈米粒子組成物 |
| WO2021204179A1 (en) | 2020-04-09 | 2021-10-14 | Suzhou Abogen Biosciences Co., Ltd. | Nucleic acid vaccines for coronavirus |
| WO2021236763A2 (en) * | 2020-05-20 | 2021-11-25 | Nitto Denko Corporation | dsRNA DIRECTED TO CORONAVIRUS PROTEINS |
| KR20230051172A (ko) | 2020-07-16 | 2023-04-17 | 아퀴타스 테라퓨틱스 인크. | 지질 나노 입자에 사용하기 위한 양이온성 지질 |
| EP4182296A1 (en) * | 2020-07-17 | 2023-05-24 | Sanofi Pasteur | Cleavable lipidic compounds, compositions containing thereof, and uses thereof |
| WO2022112855A1 (en) * | 2020-11-27 | 2022-06-02 | Guangzhou Ribobio Co., Ltd | Lipid compound and the composition thereof |
| TWI918825B (zh) | 2021-02-10 | 2026-03-21 | 美商艾勒維生技公司 | 化合物、組合物及其使用方法 |
| CN115466269A (zh) * | 2021-06-11 | 2022-12-13 | 复旦大学 | 一种胆碱碳酸酯类前药及其制备方法和应用 |
| TW202328067A (zh) * | 2021-09-14 | 2023-07-16 | 美商雷納嘉德醫療管理公司 | 環狀脂質及其使用方法 |
| WO2023114943A2 (en) | 2021-12-16 | 2023-06-22 | Acuitas Therapeutics, Inc. | Lipids for use in lipid nanoparticle formulations |
| JP2025502599A (ja) * | 2021-12-23 | 2025-01-28 | スージョウ・アボジェン・バイオサイエンシズ・カンパニー・リミテッド | 脂質化合物及び脂質ナノ粒子組成物 |
| WO2023126053A1 (en) * | 2021-12-28 | 2023-07-06 | BioNTech SE | Lipid-based formulations for administration of rna |
| CN116396244B (zh) * | 2021-12-31 | 2025-07-11 | 厦门赛诺邦格生物科技股份有限公司 | 一种含氮杂环的阳离子脂质及其应用 |
| WO2024012270A1 (zh) * | 2022-07-11 | 2024-01-18 | 传信生物医药(苏州)有限公司 | 用于核酸的器官特异性递送组合物 |
| CN117285438B (zh) * | 2022-08-12 | 2026-02-24 | 上海蓝鹊生物医药有限公司 | 含氮链状化合物、其制备方法、包含其的组合物和应用 |
| CN115947672B (zh) * | 2023-01-04 | 2024-02-27 | 成都威斯津生物医药科技有限公司 | 用于递送药物的化合物、脂质体及药物载体 |
| TW202511244A (zh) * | 2023-04-28 | 2025-03-16 | 日商日東電工股份有限公司 | 脂質及包含其之醫藥組合物、以及傳遞活性醫藥成分之方法 |
| EP4480943A1 (en) * | 2023-06-22 | 2024-12-25 | Oz Biosciences | New class of lipids for delivering active ingredients into cells |
| EP4777488A1 (en) * | 2023-09-11 | 2026-07-22 | The Trustees of The University of Pennsylvania | Degradable, branched lipid compounds, methods of preparation thereof, lipid nanoparticles (lnps) comprising the same, and methods of use thereof |
| IL327035A (en) * | 2023-09-18 | 2026-05-01 | Flagship Pioneering Innovations Vii Llc | Ionizable lipidoid compositions and their medical uses |
| WO2025140595A1 (zh) * | 2023-12-29 | 2025-07-03 | 厦门赛诺邦格生物科技股份有限公司 | 一种哌嗪环支化的不对称阳离子脂质 |
| WO2026098671A1 (en) * | 2024-11-11 | 2026-05-15 | Ribox Therapeutics Hk Limited | Cationic lipids and preparation method thereof |
Family Cites Families (56)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4115548A (en) | 1974-01-18 | 1978-09-19 | The Procter & Gamble Company | Detergent compositions comprising modified proteins |
| CS226907B1 (en) * | 1981-08-07 | 1984-04-16 | Kasafirek Evzen | Alkylamides of carboxyalkanoylpeptides |
| DE3806852A1 (de) | 1988-03-03 | 1989-09-14 | Knoll Ag | Neue (alpha)-aminodicarbonsaeure-derivate, ihre herstellung und verwendung |
| EP0490919B1 (en) | 1989-08-29 | 2001-01-17 | Virginia Commonwealth University | Cytoprotective compounds bearing unsaturated hydrocarbon groups having 16 to 20 carbon atoms |
| US5082683A (en) | 1990-08-01 | 1992-01-21 | Nabisco Brands, Inc. | Amide/amine ester derivatives as low calorie fat mimetics |
| JP2575235B2 (ja) | 1991-04-11 | 1997-01-22 | 株式会社トクヤマ | イオン感応膜の製造方法 |
| DE4112971A1 (de) | 1991-04-20 | 1992-10-22 | Hoechst Ag | Sulfonsaeureester von 2,4,6-tris-(2-hydroxy-ethoxy)-(1,3,5)triazin, ein damit hergestelltes positiv arbeitendes strahlungsempfindliches gemisch und aufzeichnungsmaterial |
| MY111077A (en) | 1992-11-13 | 1999-08-30 | Kao Corp | Agricultural chemical composition |
| JP2994898B2 (ja) | 1992-12-28 | 1999-12-27 | 花王株式会社 | 液体柔軟仕上剤 |
| JPH06336466A (ja) | 1993-05-26 | 1994-12-06 | Lion Corp | 新規なアミドエステルアミン化合物、その中間体及びその製造方法と柔軟剤 |
| JPH0718570A (ja) | 1993-06-29 | 1995-01-20 | Lion Corp | 柔軟剤組成物 |
| JPH0718569A (ja) | 1993-06-29 | 1995-01-20 | Lion Corp | 柔軟剤組成物 |
| JPH08295657A (ja) | 1995-04-27 | 1996-11-12 | Kanebo Ltd | 界面活性剤の中間体 |
| DE19605175A1 (de) * | 1996-02-13 | 1997-08-14 | Sourovoi Andrej Dr | Lipidverbindungen und deren Verwendung |
| PT956865E (pt) | 1996-08-12 | 2007-07-30 | Mitsubishi Pharma Corp | Medicamentos compreendendo inibidores da rho cinase. |
| DE19637043A1 (de) | 1996-09-12 | 1998-03-19 | Boehringer Mannheim Gmbh | Neue Aminoalkoholderivate, Verfahren zu deren Herstellung und diese Verbindungen enthaltende Arzneimittel und Reagenzien |
| US5958894A (en) | 1997-04-04 | 1999-09-28 | Megabios Corporation | Amphiphilic biguanide derivatives |
| JP2001500162A (ja) | 1997-06-12 | 2001-01-09 | トランジェーヌ、ソシエテ、アノニム | 少なくとも1種の治療上有効な物質、特にポリヌクレオチド、を標的細胞に導入するための新規脂質複合体および遺伝子治療における使用 |
| US6372254B1 (en) | 1998-04-02 | 2002-04-16 | Impax Pharmaceuticals Inc. | Press coated, pulsatile drug delivery system suitable for oral administration |
| US6399629B1 (en) | 1998-06-01 | 2002-06-04 | Microcide Pharmaceuticals, Inc. | Efflux pump inhibitors |
| JP2001247532A (ja) | 2000-03-08 | 2001-09-11 | Chukyo Yushi Kk | 脂肪酸アミド化合物およびその用途 |
| GB0024428D0 (en) * | 2000-10-05 | 2000-11-22 | King S College | Absorption enhancers |
| CN100376570C (zh) | 2000-10-13 | 2008-03-26 | 希拉生物化学股份有限公司 | 改善胞间传输的二氧戊环类似物 |
| JP4823430B2 (ja) | 2001-03-28 | 2011-11-24 | 花王株式会社 | 界面活性剤組成物 |
| JP2004250343A (ja) | 2003-02-18 | 2004-09-09 | Fuji Photo Film Co Ltd | ヨードアリール基を有するアミノ酸誘導体 |
| WO2005054486A1 (ja) * | 2003-12-05 | 2005-06-16 | Fukuoka Prefectural Government | 遺伝子導入試薬調製法 |
| JP2006254877A (ja) * | 2005-03-18 | 2006-09-28 | Fukuoka Prefecture | 糖脂質を含んだキャリア及びそれを用いた遺伝子導入法 |
| CR9465A (es) * | 2005-03-25 | 2008-06-19 | Surface Logix Inc | Compuestos mejorados farmacocineticamente |
| US7915230B2 (en) | 2005-05-17 | 2011-03-29 | Molecular Transfer, Inc. | Reagents for transfection of eukaryotic cells |
| EP2015780B1 (en) | 2006-05-05 | 2012-12-12 | Molecular Transfer, Inc. | Novel reagents for transfection of eukaryotic cells |
| US20080132500A1 (en) * | 2006-10-20 | 2008-06-05 | Kun Liu | Antibiotic compounds |
| EP2131861A2 (en) | 2007-03-01 | 2009-12-16 | Mallinckrodt Inc. | Integrated photoactive small molecules and uses thereof |
| GB0720486D0 (en) | 2007-10-19 | 2007-11-28 | Univ Edinburgh | Cationic lipids |
| WO2009097332A2 (en) | 2008-01-29 | 2009-08-06 | Shire Human Genetic Therapies, Inc. | Therapeutic compositions |
| JP5062042B2 (ja) | 2008-05-28 | 2012-10-31 | コニカミノルタビジネステクノロジーズ株式会社 | 静電荷像現像用トナーと画像形成方法 |
| EP2143726A1 (en) * | 2008-07-11 | 2010-01-13 | Novosom AG | Nucleic acid comprising zwitterionic nucleotides |
| WO2010054384A1 (en) | 2008-11-10 | 2010-05-14 | Alnylam Pharmaceuticals, Inc. | Lipids and compositions for the delivery of therapeutics |
| JP5515360B2 (ja) | 2009-03-30 | 2014-06-11 | 日油株式会社 | 脂質誘導体 |
| CN101648121B (zh) | 2009-08-21 | 2012-08-29 | 江苏钟山化工有限公司 | 一种水溶性增稠剂及其制法和在农药制剂中的应用 |
| KR101773643B1 (ko) * | 2010-04-28 | 2017-08-31 | 교와 핫꼬 기린 가부시키가이샤 | 양이온성 지질 |
| US20160015656A2 (en) * | 2010-08-05 | 2016-01-21 | Nitto Denko Corporation | Composition for regenerating normal tissue from fibrotic tissue |
| US9999673B2 (en) * | 2011-01-11 | 2018-06-19 | Alnylam Pharmaceuticals, Inc. | PEGylated lipids and their use for drug delivery |
| WO2012132022A1 (en) | 2011-03-30 | 2012-10-04 | Fukuoka Prefectural Government | Agent for promoting gene transfer and method of gene transfer using the same |
| WO2013158127A1 (en) | 2012-04-16 | 2013-10-24 | Molecular Transfer, Inc. | Agents for improved delivery of nucleic acids to eukaryotic cells |
| EP2696678B1 (en) | 2011-04-15 | 2019-11-20 | Molecular Transfer, Inc. | Agents for improved delivery of nucleic acids to eukaryotic cells |
| WO2012162210A1 (en) | 2011-05-26 | 2012-11-29 | Merck Sharp & Dohme Corp. | Ring constrained cationic lipids for oligonucleotide delivery |
| CN107043334B (zh) * | 2011-06-08 | 2020-06-16 | 日东电工株式会社 | 用于定向药物输送和增强siRNA活性的化合物 |
| US9011903B2 (en) * | 2011-06-08 | 2015-04-21 | Nitto Denko Corporation | Cationic lipids for therapeutic agent delivery formulations |
| JP2013095755A (ja) * | 2011-11-02 | 2013-05-20 | Kyowa Hakko Kirin Co Ltd | カチオン性脂質 |
| CA2853689C (en) | 2011-11-04 | 2020-06-30 | Nitto Denko Corporation | Method of producing lipid nanoparticles for drug delivery |
| JP6288911B2 (ja) * | 2011-12-01 | 2018-03-07 | 学校法人東京薬科大学 | リードスルー活性を有する化合物 |
| US9610250B2 (en) | 2012-04-12 | 2017-04-04 | Yale University | Nanolipogel vehicles for controlled delivery of different pharmaceutical agents |
| TR201816986T4 (tr) * | 2012-06-08 | 2019-01-21 | Nitto Denko Corp | Terapötik ajan iletim formülasyonlarına yönelik lipitler. |
| US10264976B2 (en) | 2014-12-26 | 2019-04-23 | The University Of Akron | Biocompatible flavonoid compounds for organelle and cell imaging |
| TW201701887A (zh) | 2015-02-19 | 2017-01-16 | 日東電工股份有限公司 | 抗伊波拉(Ebola)病毒之RNA干擾治療劑 |
| JP6480025B2 (ja) | 2015-06-24 | 2019-03-06 | 日東電工株式会社 | イオン性化合物及び組成物並びにその使用 |
-
2016
- 2016-06-23 JP JP2017566796A patent/JP6480025B2/ja active Active
- 2016-06-23 CA CA2990668A patent/CA2990668C/en active Active
- 2016-06-23 AU AU2016281685A patent/AU2016281685B2/en active Active
- 2016-06-23 US US15/191,511 patent/US10167253B2/en active Active
- 2016-06-23 EP EP20163284.1A patent/EP3686184A3/en active Pending
- 2016-06-23 PT PT168153484T patent/PT3313449T/pt unknown
- 2016-06-23 WO PCT/US2016/039114 patent/WO2016210190A1/en not_active Ceased
- 2016-06-23 ES ES16815348T patent/ES2828717T3/es active Active
- 2016-06-23 EP EP16815348.4A patent/EP3313449B1/en active Active
- 2016-06-23 KR KR1020187002177A patent/KR102659774B1/ko active Active
- 2016-06-23 CN CN201680037092.8A patent/CN107708739A/zh active Pending
- 2016-06-24 TW TW105120027A patent/TWI746442B/zh active
-
2018
- 2018-12-20 US US16/228,054 patent/US11384051B2/en active Active
-
2022
- 2022-04-05 US US17/658,075 patent/US12319643B2/en active Active
-
2025
- 2025-04-22 US US19/186,484 patent/US20250250226A1/en active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| EP3313449B1 (en) | 2020-09-23 |
| TW201713614A (zh) | 2017-04-16 |
| KR102659774B1 (ko) | 2024-04-23 |
| AU2016281685B2 (en) | 2021-08-12 |
| TWI746442B (zh) | 2021-11-21 |
| US20160376229A1 (en) | 2016-12-29 |
| CA2990668C (en) | 2024-07-02 |
| US10167253B2 (en) | 2019-01-01 |
| EP3686184A3 (en) | 2020-08-26 |
| US20220242820A1 (en) | 2022-08-04 |
| CN107708739A (zh) | 2018-02-16 |
| US12319643B2 (en) | 2025-06-03 |
| RU2018102536A3 (es) | 2019-11-08 |
| CA2990668A1 (en) | 2016-12-29 |
| HK1253031A1 (en) | 2019-06-06 |
| US20250250226A1 (en) | 2025-08-07 |
| JP2018524330A (ja) | 2018-08-30 |
| KR20180021115A (ko) | 2018-02-28 |
| US20190127318A1 (en) | 2019-05-02 |
| WO2016210190A1 (en) | 2016-12-29 |
| EP3313449A1 (en) | 2018-05-02 |
| RU2018102536A (ru) | 2019-07-24 |
| JP6480025B2 (ja) | 2019-03-06 |
| US11384051B2 (en) | 2022-07-12 |
| AU2016281685A1 (en) | 2018-01-18 |
| EP3686184A2 (en) | 2020-07-29 |
| EP3313449A4 (en) | 2018-11-07 |
| PT3313449T (pt) | 2020-10-30 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US12319643B2 (en) | Ionizable compounds and compositions and uses thereof | |
| ES2964547T3 (es) | Compuesto, sal del mismo y partículas lipídicas | |
| EP4122920A1 (en) | Lipid compound as well as lipid carrier, nucleic acid lipid nanoparticle composition and pharmaceutical preparation containing same | |
| ES3036322T3 (en) | Lipid composition | |
| JP7429536B2 (ja) | 核酸含有脂質ナノ粒子 | |
| AU2023202793B2 (en) | Fusogenic compounds for delivery of biologically active molecules | |
| EP3162794B1 (en) | Alkyl substituted azetidines as cationic lipid | |
| EP4635939A1 (en) | Novel lipid compound and lipid nanoparticle composition comprising same | |
| JP6495408B2 (ja) | カチオン性脂質 | |
| RU2776478C2 (ru) | Ионизируемые соединения и композиции и их применения | |
| BR112017027458B1 (pt) | Composto, e, composição | |
| HK1253031B (en) | Ionizable compounds and compositions and uses thereof | |
| RU2808990C2 (ru) | Фузогенные соединения для доставки биологически активных молекул | |
| WO2025242231A1 (en) | Cationic lipids and preparation method thereof | |
| KR20250103031A (ko) | 갈산 유도체 지질을 포함하는 지질 나노입자 조성물 및 이의 용도 |