ES2938766T3 - Firmas génicas para el pronóstico de cáncer - Google Patents
Firmas génicas para el pronóstico de cáncer Download PDFInfo
- Publication number
- ES2938766T3 ES2938766T3 ES13795976T ES13795976T ES2938766T3 ES 2938766 T3 ES2938766 T3 ES 2938766T3 ES 13795976 T ES13795976 T ES 13795976T ES 13795976 T ES13795976 T ES 13795976T ES 2938766 T3 ES2938766 T3 ES 2938766T3
- Authority
- ES
- Spain
- Prior art keywords
- cancer
- expression
- score
- genes
- test
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Q—MEASURING OR TESTING PROCESSES INVOLVING ENZYMES, NUCLEIC ACIDS OR MICROORGANISMS; COMPOSITIONS OR TEST PAPERS THEREFOR; PROCESSES OF PREPARING SUCH COMPOSITIONS; CONDITION-RESPONSIVE CONTROL IN MICROBIOLOGICAL OR ENZYMOLOGICAL PROCESSES
- C12Q1/00—Measuring or testing processes involving enzymes, nucleic acids or microorganisms; Compositions therefor; Processes of preparing such compositions
- C12Q1/68—Measuring or testing processes involving enzymes, nucleic acids or microorganisms; Compositions therefor; Processes of preparing such compositions involving nucleic acids
- C12Q1/6876—Nucleic acid products used in the analysis of nucleic acids, e.g. primers or probes
- C12Q1/6883—Nucleic acid products used in the analysis of nucleic acids, e.g. primers or probes for diseases caused by alterations of genetic material
- C12Q1/6886—Nucleic acid products used in the analysis of nucleic acids, e.g. primers or probes for diseases caused by alterations of genetic material for cancer
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Q—MEASURING OR TESTING PROCESSES INVOLVING ENZYMES, NUCLEIC ACIDS OR MICROORGANISMS; COMPOSITIONS OR TEST PAPERS THEREFOR; PROCESSES OF PREPARING SUCH COMPOSITIONS; CONDITION-RESPONSIVE CONTROL IN MICROBIOLOGICAL OR ENZYMOLOGICAL PROCESSES
- C12Q2600/00—Oligonucleotides characterized by their use
- C12Q2600/118—Prognosis of disease development
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Q—MEASURING OR TESTING PROCESSES INVOLVING ENZYMES, NUCLEIC ACIDS OR MICROORGANISMS; COMPOSITIONS OR TEST PAPERS THEREFOR; PROCESSES OF PREPARING SUCH COMPOSITIONS; CONDITION-RESPONSIVE CONTROL IN MICROBIOLOGICAL OR ENZYMOLOGICAL PROCESSES
- C12Q2600/00—Oligonucleotides characterized by their use
- C12Q2600/158—Expression markers
Landscapes
- Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Engineering & Computer Science (AREA)
- Immunology (AREA)
- Pathology (AREA)
- Analytical Chemistry (AREA)
- Zoology (AREA)
- Genetics & Genomics (AREA)
- Wood Science & Technology (AREA)
- Physics & Mathematics (AREA)
- Biotechnology (AREA)
- Microbiology (AREA)
- Molecular Biology (AREA)
- Hospice & Palliative Care (AREA)
- Biophysics (AREA)
- Oncology (AREA)
- Biochemistry (AREA)
- Bioinformatics & Cheminformatics (AREA)
- General Engineering & Computer Science (AREA)
- General Health & Medical Sciences (AREA)
- Measuring Or Testing Involving Enzymes Or Micro-Organisms (AREA)
Abstract
Se proporcionan biomarcadores y métodos que usan los biomarcadores para clasificar el cáncer en un paciente (p. ej., predecir el riesgo de muerte específica por cáncer o recurrencia del cáncer). (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Firmas génicas para el pronóstico de cáncer
Referencia cruzada a solicitudes relacionadas
Esta solicitud reivindica la prioridad (por ejemplo, bajo 35 U.S.C. § 119(e)) a la solicitud provisional estadounidense con n.° de serie 61/727.533, presentada el 16 de noviembre de 2012.
Campo de la divulgación
La divulgación se refiere generalmente a una clasificación molecular de enfermedad y particularmente a marcadores moleculares para el pronóstico de cáncer y a métodos de uso de los mismos.
Antecedentes de la divulgación
El cáncer es uno de los principales problemas de salud pública, que representa aproximadamente el 25% de todas las muertes en los Estados Unidos. Aunque se han concebido muchos tratamientos para diversos cánceres, estos tratamientos a menudo varían en cuanto a la gravedad de los efectos secundarios. Resulta útil que los médicos sepan cómo de agresivo es el cáncer de un paciente con el fin de determinar la agresividad con la que tratar el cáncer.
Por ejemplo, a la mayoría de los pacientes con cáncer de próstata asintomático de estadio temprano se les trata con prostatectomía radical o radioterapia y opcionalmente terapia complementaria (por ejemplo, terapia hormonal o quimioterapia), teniendo todas ellas graves efectos secundarios. Sin embargo, para muchos de estos pacientes, estos tratamientos y sus efectos secundarios y costes asociados son innecesarios porque el cáncer en estos pacientes no es agresivo (es decir, crece lentamente y es improbable que provoque mortalidad o morbilidad significativa durante la vida del paciente). En otros pacientes el cáncer es virulento (es decir, es más probable que reaparezca) y es necesario un tratamiento agresivo para salvar la vida del paciente.
Se han concebido algunas herramientas para ayudar a los médicos a decidir qué pacientes necesitan un tratamiento agresivo y cuáles no. De hecho, en la actualidad hay varios parámetros clínicos en uso para este propósito en diversos cánceres diferentes. En el cáncer de próstata, por ejemplo, tales parámetros clínicos incluyen antígeno prostático específico (PSA) en suero, grado de Gleason, estadio patológico y márgenes quirúrgicos. En los últimos años, se ha hecho que los parámetros clínicos sean más útiles mediante su incorporación en nomogramas posoperatorios de múltiples variables continuas que calculan la probabilidad de un paciente de presentar progresión/recidiva de cáncer. Véase, por ejemplo, Kattan et al., J. CLIN. ONCOL. (1999) 17:1499-1507; Stephenson et al., J. CLIN. ONCOL. (2005) 23:7005-7012. Se describen métodos para evaluar y clasificar el cáncer, por ejemplo, en los documentos WO 2012/030840, WO 2012/006447, WO 2010/080933, US 2012/041274, Cuzick et al. The Lancet 12: 245-255, Cuzick et al. British Journal of Cancer 106 (6): 1095-99 y Cooperberg et al. Journal of Urology 187 (4): E850. Sin embargo, a pesar de estos avances, a muchos pacientes se les administran tratamientos contra el cáncer inadecuados y todavía existe la gran necesidad de herramientas nuevas y mejoradas para predecir la recidiva de cáncer.
Sumario de la invención
La presente divulgación se base, en parte, en el sorprendente descubrimiento de que la expresión de esos genes cuya expresión sigue estrechamente el ciclo celular (“genes del ciclo celular” o “CCG” tal como se define adicionalmente a continuación) es particularmente útil en la clasificación de tipos seleccionados de cáncer y la determinación del pronóstico de estos cánceres. La presente invención se define en las reivindicaciones independientes, a las que ahora debe hacerse referencia. Se exponen realizaciones ventajosas en las sub reivindicaciones.
A menos que se defina lo contrario, todos los términos técnicos y científicos usados en el presente documento tienen el mismo significado que entiende habitualmente un experto habitual en la técnica a la que pertenece esta divulgación. Aunque pueden usarse métodos y materiales similares o equivalentes a los descritos en el presente documento en la práctica o pruebas de la presente divulgación, a continuación se describen métodos y materiales adecuados. En caso de conflicto, prevalecerá la presente memoria descriptiva, incluyendo las definiciones. Además, los materiales, métodos y ejemplos son sólo ilustrativos y no se pretende que sean limitativos.
Otras características y ventajas de la divulgación resultarán evidentes a partir de la siguiente descripción detallada, y a partir de las reivindicaciones.
Breve descripción de los dibujos
La figura 1 es una ilustración de la potencia predictiva a lo largo del nomograma para paneles de CCG de diferentes
tamaños.
La figura 2 es una ilustración de CCG que predicen el tiempo hasta la recidiva.
La figura 3 es una ilustración de nomograma que predice el tiempo hasta la recidiva.
La figura 4 es una ilustración de la recidiva no solapante predicha por el nomograma y una firma de CCG.
La figura 5 es una ilustración del tiempo hasta la recidiva para varias poblaciones de pacientes definido por el nomograma y/o estado de CCG.
La figura 6 es una ilustración de un ejemplo de un sistema útil en determinados aspectos y realizaciones de la divulgación.
La figura 7 es un diagrama de flujo que ilustra un ejemplo de un método implementado por ordenador de la divulgación.
La figura 8 es un gráfico de dispersión que compara parámetros clínicos y la puntuación de CCG como predictores de recidiva a partir del ejemplo 5.
La figura 9 ilustra, a partir del ejemplo 5, el umbral de CCG derivado del análisis de la cohorte de entrenamiento para el conjunto de datos de validación, subdividiendo eficazmente la puntuación de firma de CCG a pacientes identificados con bajo riesgo usando parámetros clínicos en pacientes con tasas de recidiva muy bajas y un mayor riesgo de recidiva.
La figura 10 ilustra la tasa de recidiva predicha frente a la puntuación de CCG para pacientes en la cohorte de validación del ejemplo 5.
La figura 11 ilustra la tasa de recidiva predicha frente a la puntuación de CCG para pacientes en la cohorte de validación del ejemplo 5.
La figura 12 ilustra la distribución de puntuación de riesgo clínico en 443 pacientes estudiados en el ejemplo 5. La línea vertical oscura representa el umbral elegido mediante medios de KM para dividir a pacientes con riesgo bajo y alto y usado a lo largo de este estudio.
La figura 13 ilustra la correlación entre la puntuación de CCP y la supervivencia en cáncer de cerebro.
La figura 14 ilustra la correlación entre la puntuación de CCP y la supervivencia en cáncer de vejiga.
La figura 15 ilustra la correlación entre la puntuación de CCP y la supervivencia en cáncer de mama.
La figura 16 ilustra la correlación entre la puntuación de CCP y la supervivencia en cáncer de pulmón.
La figura 17 es una ilustración de la potencia predictiva a lo largo del nomograma para paneles de CCG de diferentes tamaños.
La figura 18 muestra la distribución de casos y controles mediante la puntuación combinada en el ejemplo 7.
La figura 19 muestra la distribución de valores de p observados en comparación con los esperados (al considerar que no existe asociación) en el ejemplo 7.
La figura 20 muestra los perfiles de expresión de ARN subyacentes a los valores de p significativos de seis de los genes destacados en el ejemplo 7.
La figura 21 muestra cómo los niveles de expresión de ARN de KLK3 predicen el estado de casos y controles independientemente de Gleason en el ejemplo 7.
La figura 22 muestra los perfiles de expresión de ARN subyacentes a los valores de p significativos de seis de los genes destacados en el ejemplo 7.
La figura 23 muestra, gráficamente, pronósticos a modo de ejemplo (por ejemplo, riesgo proporcional de desenlace clínico negativo [recidiva bioquímica o BCR]) correspondientes a diversas puntuaciones combinadas que combinan la puntuación de CCP y variables clínicas según la ecuación:
Puntuación combinada = 0,38*(variable(s) clínica(s)) 0,57*(puntuación de CPP).
La figura 24 muestra, gráficamente, pronósticos a modo de ejemplo (por ejemplo, riesgo proporcional de desenlace clínico negativo [muerte específica de cáncer de próstata o simplemente “muerte”]) correspondientes a diversas puntuaciones combinadas que combinan la puntuación de CCP y variables clínicas según la ecuación:
Puntuación combinada = 0,39*(variable(s) clínica(s) (por ejemplo, CAPRA)) 0,57*(puntuación de CCP). La figura 25 muestra cómo los genes sometidos a prueba en el ejemplo 9 predicen el desenlace tanto independientemente como después de ajustar la puntuación de CCP.
Descripción detallada
I. Determinación de la expresión de genes del ciclo celular
La presente divulgación se basa, en parte, en el descubrimiento de que los genes cuya expresión sigue estrechamente el ciclo celular (“genes del ciclo celular” o “CCG”) son genes particularmente potentes para clasificar cánceres seleccionados incluyendo cáncer de próstata, cáncer de pulmón, cáncer de vejiga, cáncer de cerebro y cáncer de mama, pero no otros tipos de cáncer.
“Gen del ciclo celular” y “CCG” en el presente documento se refieren a un gen cuyo nivel de expresión sigue estrechamente la progresión de la célula a través del ciclo celular. Véase, por ejemplo, Whitfield et al., MOL. BIOL. CELL (2002) 13:1977-2000. El término “progresión del ciclo celular” o “CCP” también se usará en esta solicitud y generalmente será intercambiable con CCG (es decir, un gen de CCP es un CCG; una puntuación de CCP es una puntuación de CCG). Más específicamente, los CCG muestran aumentos y disminuciones periódicos en la expresión que coinciden con determinadas fases del ciclo celular, por ejemplo, STK15 y PLK muestran una expresión máxima en G2/M. Id. A menudo, los CCG tienen una clara y reconocida función relacionada con el ciclo celular, por ejemplo, en la síntesis o reparación de ADN, en la condensación de cromosomas, en la división celular, etc. Sin embargo, algunos CCG tienen niveles de expresión que siguen el ciclo celular sin tener ningún papel directo obvio en el ciclo celular, por ejemplo, UBE2S codifica para una enzima que se conjuga con ubiquitina, aunque su expresión sigue estrechamente el ciclo celular. Por tanto, no es necesario que un c Cg según la presente divulgación tenga un papel reconocido en el ciclo celular. Se enumeran CCG a modo de ejemplos en las tablas 1, 2, 7-11, 13, 14 y A. Puede encontrarse una discusión más completa de los CCG en la solicitud internacional n.° PCT/US2010/020397 (n.° de pub. WO/2010/080933) (véase, por ejemplo, la tabla 1 en el documento WO/2010/080933), la solicitud de modelo de utilidad estadounidense con n.° de serie 13/177.887 (n.° de pub. US20120041274), la solicitud internacional n.° PCT/US2011/043228 (n.° de pub. WO/2012/006447) y la solicitud de modelo de utilidad estadounidense con n.° de serie 13/178.380 (n.° de pub. US20120053253).
Si un gen particular es un CCG puede determinarse mediante cualquier técnica conocida en la técnica, incluyendo aquellas enseñadas en Whitfield et al., MOL. BIOL. CELL (2002) 13:1977-2000; Whitfield et al., MOL. CELL. BIOL. (2000) 20:4188-4198; el documento WO/2010/080933 (^ [0039]). Todos los CCG en la tabla 2 a continuación forman un panel de CCG (“panel A”) útil en la divulgación. Tal como se mostrará en detalle a lo largo de este documento, en la divulgación también pueden usarse CCG individuales (por ejemplo, CCG en la tabla 2) y subconjuntos de estos genes.
Tabla 2


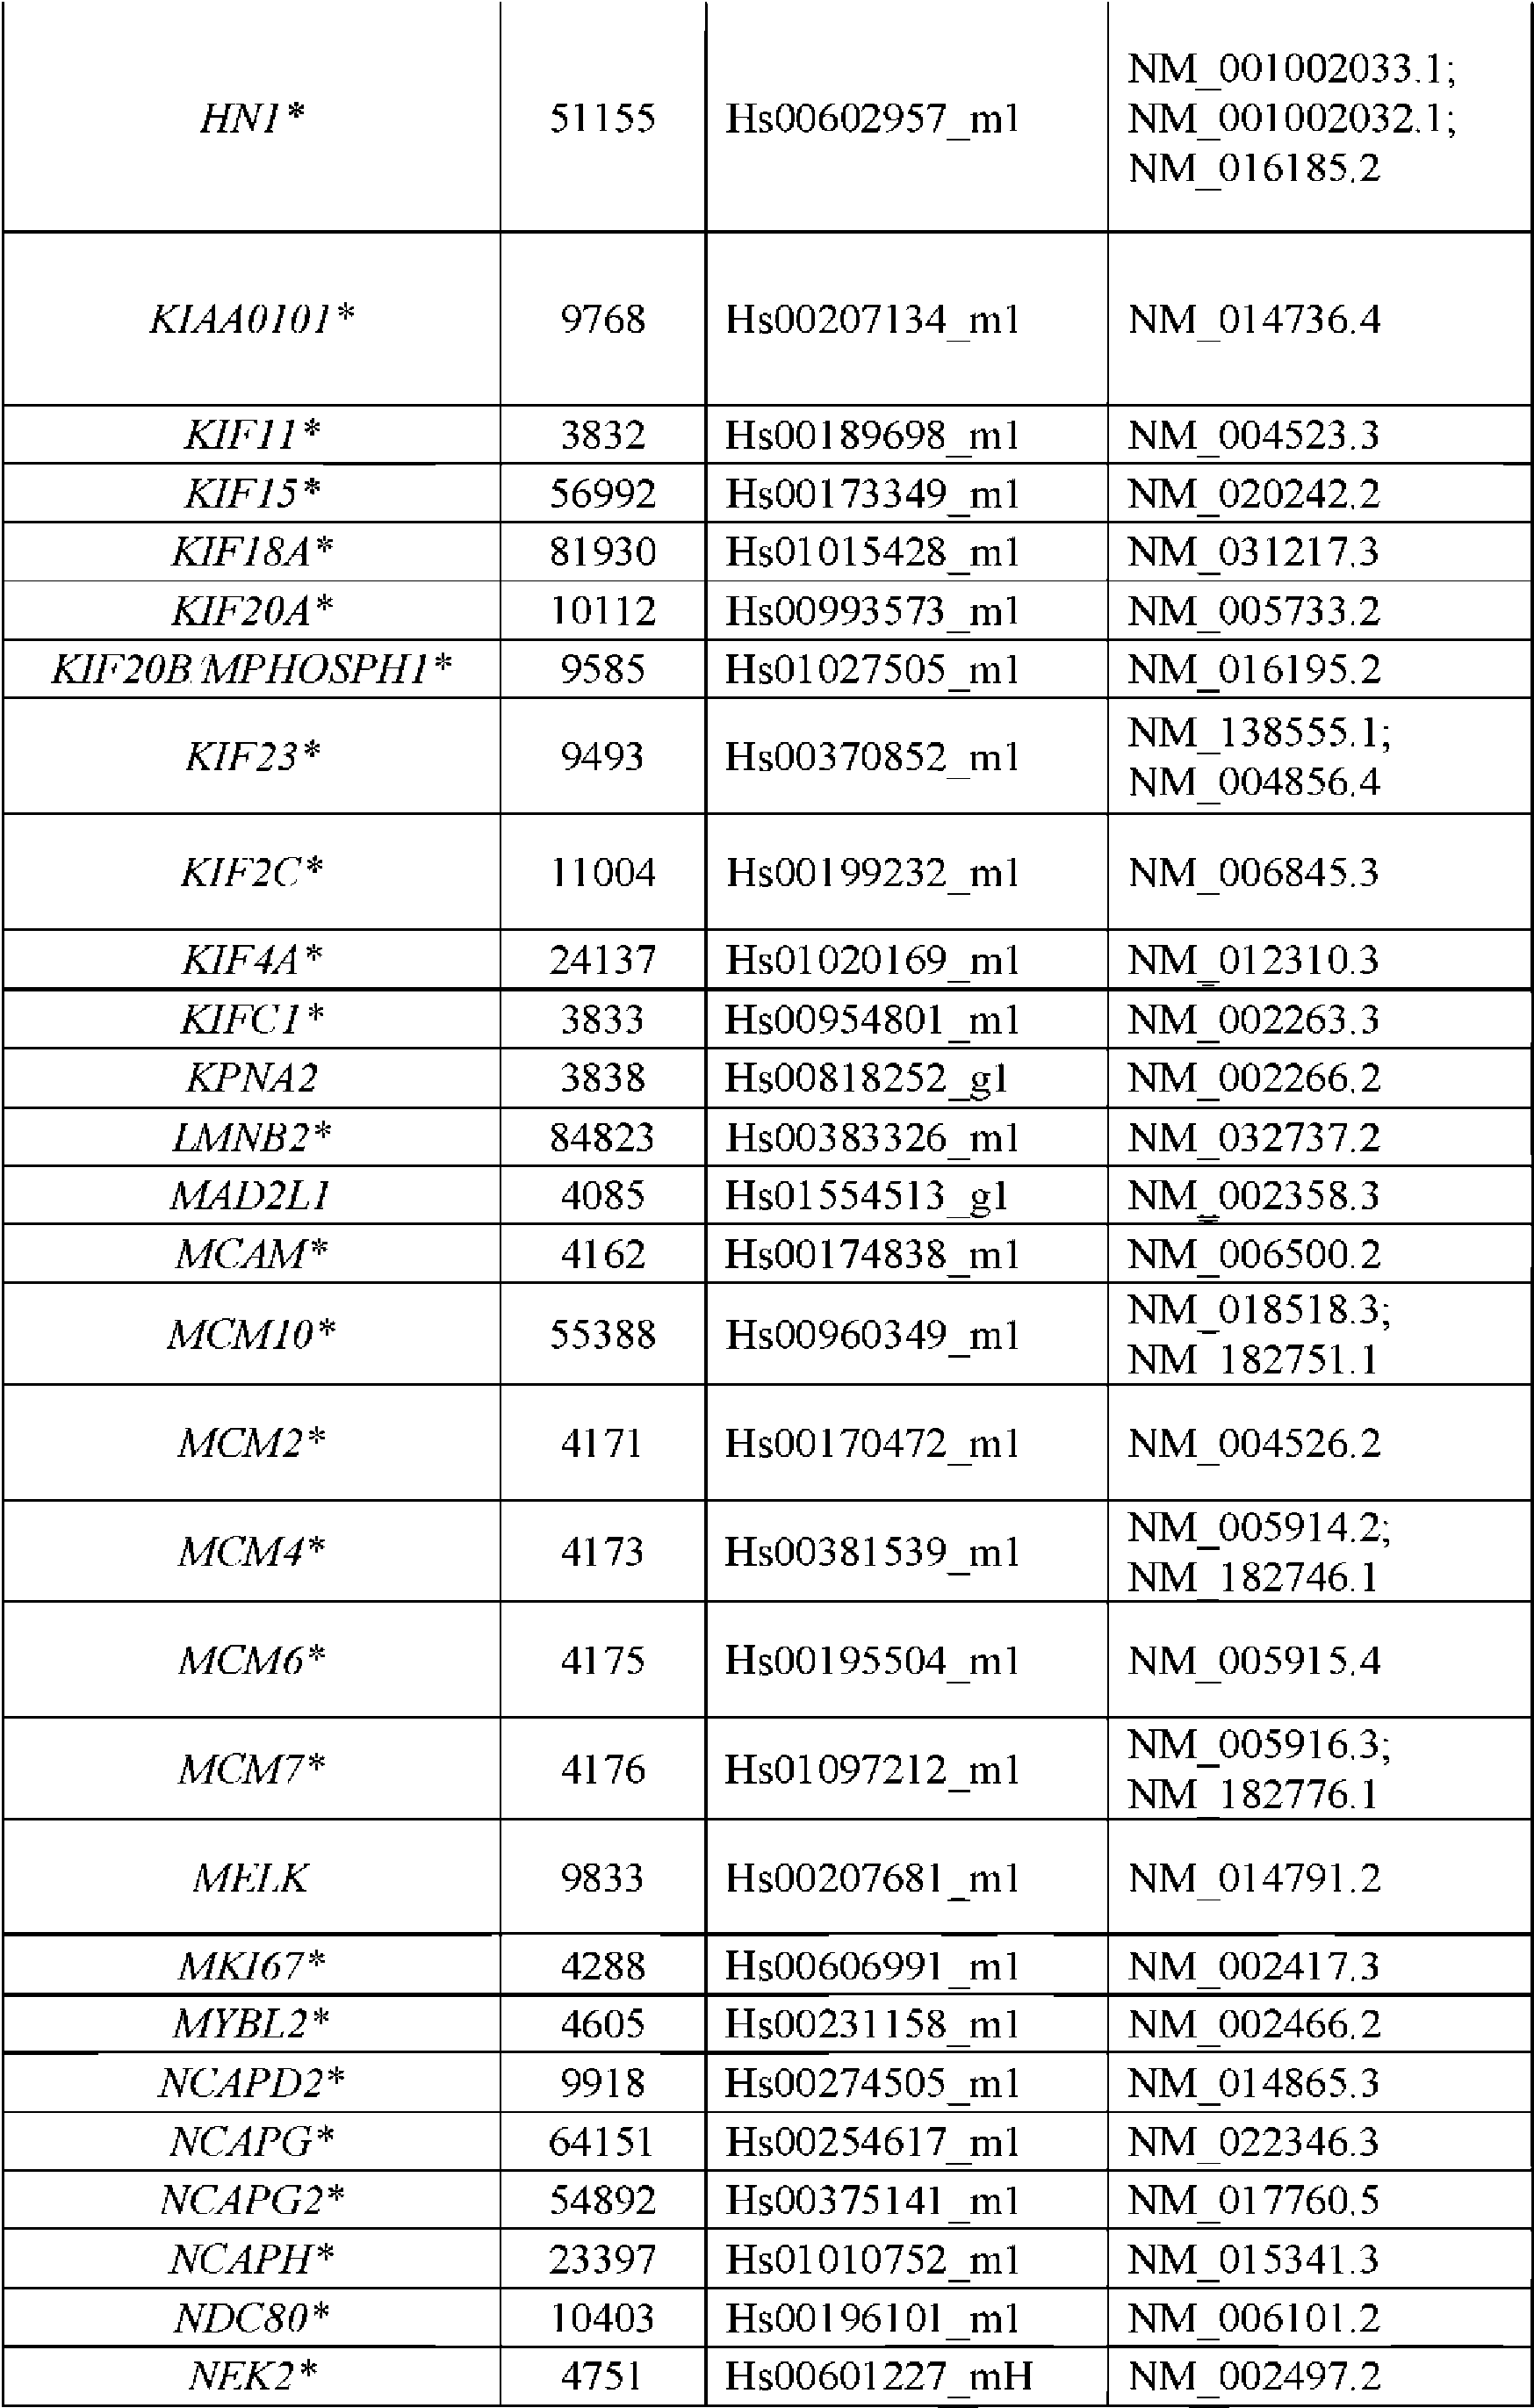


* Subconjunto de 124 genes de CCG útiles en la divulgación (“panel B”). ID de ensayo ABI significa el número de ID de catálogo para el ensayo de expresión de genes disponible comercialmente de Applied Biosystems Inc. (Foster City, CA) para el gen particular.
Se proporciona, pero no forma parte de la invención, un método para determinar la expresión de genes en una muestra tumoral de un paciente (por ejemplo, uno que se ha identificado que padece cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro). Generalmente, el método incluye al menos las siguientes etapas: (1) obtener una muestra tumoral de un paciente (por ejemplo, uno que se ha identificado que padece cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro); (2) determinar la expresión de un panel de genes en la muestra tumoral que incluye al menos 2, 4, 6, 8 ó 10 genes del ciclo celular; y (3) proporcionar un valor de prueba mediante (a) ponderar la expresión determinada de cada uno de una pluralidad de genes de prueba seleccionados de dicho panel de genes con un coeficiente predefinido, y (b) combinar la expresión ponderada para proporcionar dicho valor de prueba, en el que al menos el 20%, el 50%, al menos el 75% o al menos el 90% de dicha pluralidad de genes de prueba son genes del ciclo celular. En algunas realizaciones, los genes de prueba se ponderan de tal manera que los genes del ciclo celular se ponderan para contribuir al menos el 50%, al menos el 55%, al menos el 60%, al menos el 65%, al menos el 75%, al menos el 80%, al menos el 85%, al menos el 90%, al menos el 95%, al menos el 99% o el 100% del valor de prueba. En algunas realizaciones, el 20%, el 25%, el 30%, el 35%, el 40%, el 45%, el 50%, el 55%, el 60%, el 65%, el 75%, el 80%, el 85%, el 90%, el 95% o al menos el 99% o el 100% de la pluralidad de genes de prueba son genes del ciclo celular.
La expresión de genes puede determinarse o bien a nivel de ARN (es decir, ARNm o ARN no codificante (ARNnc)) (por ejemplo, miARN, ARNt, ARNr, ARNpn, ARNip y ARNpi) o bien a nivel de proteína. Medir la expresión de genes a nivel de ARNm incluye medir los niveles de ADNc correspondiente al ARNm. Los niveles de proteínas en una muestra tumoral pueden determinarse mediante cualquier técnica conocida en la técnica, por ejemplo, HPLC, espectrometría de masas o usando anticuerpos específicos de proteínas seleccionadas (por ejemplo, iHc , ELISA, etc.).
En una realización preferida, la cantidad de ARN transcrito a partir del panel de genes que incluye genes de prueba se mide en la muestra tumoral. Además, también se mide la cantidad de ARN de uno o más genes de mantenimiento en la muestra tumoral, y se usa para normalizar o calibrar la expresión de los genes de prueba. Los términos “genes de normalización” y “genes de mantenimiento” se definen a continuación en el presente documento. Se proporciona, pero no forma parte de la invención, una “pluralidad de genes de prueba”, la pluralidad de genes de prueba puede incluir al menos 2, 3 ó 4 genes del ciclo celular, que constituyen al menos el 50%, el 75% o el 80% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba.
La pluralidad de genes de prueba incluye al menos 5, 6, 7 o al menos 8 genes del ciclo celular, que constituyen al menos el 20%, el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80% o el 90% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba. Tal como resultará claro a partir del contexto de este documento, un panel de genes es una pluralidad de genes. Normalmente estos genes se someten a ensayo juntos en una o más muestras de un paciente.
La pluralidad de genes de prueba incluye al menos 8, 10, 12, 15, 20, 25 ó 30 genes del ciclo celular, que constituyen al menos el 20%, el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80% o el 90% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba.
Tal como resultará evidente para un experto en la técnica al tanto de la presente divulgación y la divulgación en el
presente documento, “muestra tumoral” significa cualquier muestra biológica que contiene una o más células tumorales, o uno o más ARN o proteínas derivados de tumor, y obtenida de un paciente con cáncer. Por ejemplo, una muestra tisular obtenida de un tejido tumoral de un paciente con cáncer es una muestra tumoral útil en la presente divulgación. La muestra tisular puede ser una muestra FFPE, o muestra congelada recién preparada, y preferiblemente contener en gran medida células tumorales. Una única célula maligna de un tumor de paciente con cáncer también es una muestra tumoral útil. Una célula maligna de este tipo puede obtenerse directamente del tumor del paciente, o purificarse a partir del líquido corporal del paciente (por ejemplo, sangre, orina). Por tanto, un líquido corporal tal como sangre, orina, esputo y saliva que contiene una o células tumorales, o ARN o proteínas derivados de tumor, también pueden ser útiles como muestra tumoral para los propósitos de poner en práctica la presente divulgación.
Los expertos en la técnica están familiarizados con diversas técnicas para determinar el estado de un gen o una proteína en una muestra tisular o celular, incluyendo, pero sin limitarse a, análisis por microalineamiento (por ejemplo, para someter a ensayo la expresión de ARNm o microARN, el número de copias, etc.), PCRTM cuantitativa en tiempo real (“qRT-PCR™”, por ejemplo, TaqMan™), inmunoanálisis (por ejemplo, ELISA, inmunohistoquímica), etc. Puede usarse el nivel de actividad de un polipéptido codificado por un gen de la misma manera que el nivel de expresión del gen o polipéptido. A menudo, mayores niveles de actividad indican mayores niveles de expresión, mientras que menores niveles de actividad indican menores niveles de expresión. Por tanto, en algunas realizaciones, la divulgación proporciona cualquiera de los métodos comentados anteriormente, en los que se determina el nivel de actividad de un polipéptido codificado por el CCG en lugar del, o además del, nivel de expresión del CCG. Los expertos en la técnica están familiarizados con técnicas para medir la actividad de tales diversas proteínas, incluyendo aquellas codificadas por los genes enumerados en las tablas 1 y 2. Los métodos de la divulgación pueden ponerse en práctica independientemente de la técnica particular usada.
En realizaciones preferidas, también se obtiene la expresión de uno o más genes de normalización (a menudo denominados “de mantenimiento”) para su uso en normalizar la expresión de genes de prueba. Tal como se usa en el presente documento, “genes de normalización” se refiere a los genes cuya expresión se usa para calibrar o normalizar la expresión medida del gen de interés (por ejemplo, genes de prueba). De manera importante, la expresión de genes de normalización debe ser independiente del desenlace/pronóstico del cáncer, y la expresión de los genes de normalización es muy similar entre todas las muestras tumorales. La normalización garantiza una comparación precisa de la expresión de un gen de prueba entre diferentes muestras. Para este propósito, pueden usarse genes de mantenimiento conocidos en la técnica. Los genes de mantenimiento se conocen bien en la técnica, incluyendo los ejemplos, pero no se limitan a, GUSB (glucuronidasa, beta), HMBS (hidroximetilbilano sintasa), SDHA (complejo de succinato deshidrogenasa, subunidad A, flavoproteína), UBC (ubiquitina C) y YWHAZ (proteína de activación de tirosina 3-monooxigenasa/triptófano 5-monooxigenasa, polipéptido zeta). Pueden usarse uno o más genes de mantenimiento. Preferiblemente, se usan al menos 2, 5, 10 ó 15 genes de mantenimiento para proporcionar un conjunto de genes de normalización combinados. La cantidad de expresión de genes de tales genes de normalización puede promediarse, combinarse conjuntamente mediante adiciones directas o mediante un algoritmo definido. Algunos ejemplos de genes de mantenimiento particularmente útiles para su uso en los métodos y las composiciones de la divulgación incluyen aquellos enumerados en la tabla 3 a continuación.
Tabla 3


* Subconjunto de genes de mantenimiento usados, por ejemplo, en el ejemplo 5.
En el caso de medir los niveles de ARN para los genes, un enfoque conveniente y sensible es el ensayo de PCR™ cuantitativa en tiempo real (qPCR), después de una reacción de transcripción inversa. Normalmente, se determina un umbral de ciclo (Ct) para cada gen de prueba y cada gen de normalización, es decir, el número de ciclos en los que la fluorescencia de una reacción de qPCR por encima del fondo es detectable.
La expresión global del uno o más genes de normalización puede representarse por un “valor de normalización” que puede generarse combinando la expresión de todos los genes de normalización, o bien ponderados igualmente (adición directa o promediado) o bien mediante coeficientes predefinidos diferentes. Por ejemplo, de la manera más sencilla, el valor de normalización CtH puede ser el umbral de ciclo (Ct) de un único gen de normalización, o un promedio de los valores de Ct de 2 o más, preferiblemente 10 o más, o 15 o más genes de normalización, en cuyo caso, el coeficiente predefinido es 1/N, donde N es el número total de genes de normalización usados. Por tanto, CtH = (CtH1 CtH2 ■■■ CtHn)/N. Tal como resultará evidente para los expertos en la técnica, en función de los genes de normalización usados, y la ponderación deseada que va a darse a cada gen de normalización, pueden darse cualesquiera coeficientes (desde 0/N hasta N/N) a los genes de normalización en la ponderación de la expresión de tales genes de normalización. Es decir, CtH = xCtm yCtH2 ■■■ zCtHn, donde x y ■■■ z = 1.
Tal como se comentó anteriormente, los métodos de la divulgación generalmente implican determinar el nivel de expresión de un panel de CCG. Con técnicas de alto rendimiento modernas, a menudo es posible determinar el nivel de expresión de decenas, cientos o miles de genes. De hecho, es posible determinar el nivel de expresión de todo el transcriptoma (es decir, cada secuencia transcrita en el genoma). Una vez que se ha realizado un ensayo global de este tipo, luego pueden analizarse de manera informática uno o más subconjuntos de transcritos (es decir, paneles o, tal como se usa a menudo en el presente documento, pluralidades de genes de prueba). Después de medir la expresión de cientos o miles de transcritos en una muestra, por ejemplo, puede analizarse (por ejemplo, de manera informática) la expresión de un panel o una pluralidad de genes de prueba que comprende principalmente CCG según la presente divulgación combinando los valores de nivel de expresión de los genes de prueba individuales para obtener un valor de prueba.
Tal como resultará evidente para un experto en la técnica, el valor de prueba proporcionado en la presente divulgación representa el nivel de expresión global de la pluralidad de genes de prueba que se compone sustancialmente de genes del ciclo celular. En una realización, para proporcionar un valor de prueba en los métodos de la divulgación, la expresión normalizada para un gen de prueba puede obtenerse normalizando el Ct medido para el gen de prueba frente al CtH, es decir, ACt1 = (Ct1 - CtH). Por tanto, el valor de prueba que representa la expresión global de la pluralidad de genes de prueba puede proporcionarse combinando la expresión normalizada de todos los genes de prueba, o bien mediante adición directa o promediado (es decir, ponderados igualmente) o bien mediante un coeficiente predefinido diferente. Por ejemplo, el enfoque más sencillo es promediar la expresión normalizada de todos los genes de prueba: valor de prueba = (ACt1 ACt2 ■■■ ACtn)/n. Tal como resultará evidente para los expertos en la técnica, en función de los genes de prueba usados, también puede darse una ponderación diferente a genes de prueba diferentes en la presente divulgación. En cada caso en el que este documento divulga el uso de la expresión de una pluralidad de genes (por ejemplo, “determinar [en una muestra tumoral del paciente] la expresión de una pluralidad de genes de prueba” o “correlacionar la expresión aumentada de dicha pluralidad de genes de prueba con una probabilidad aumentada de recidiva”), esto incluye en algunas realizaciones usar un valor de prueba
que representa, correspondiente a o derivado o calculado de la expresión global de esta pluralidad de genes (por ejemplo, “determinar [en una muestra tumoral del paciente] un valor de prueba que representa la expresión de una pluralidad de genes de prueba” o “correlacionar un valor de prueba aumentado [o un valor de prueba por encima de algún valor de referencia] (que representa opcionalmente la expresión de dicha pluralidad de genes de prueba) con una probabilidad aumentada de respuesta”).
Se ha determinado que, una vez que se aprecia el fenómeno de CCP notificado en el presente documento, la elección de CCG individuales para un panel de prueba a menudo puede ser algo arbitraria. Dicho de otro modo, se ha hallado que muchos CCG son muy buenos sustitutos entre sí. Por tanto, puede usarse cualquier CCG (o panel de CCG) en las diversas realizaciones de la divulgación. En otras realizaciones de la divulgación, se usan CCG optimizados. Un modo de evaluar si los CCG particulares servirán bien en los métodos y las composiciones de la divulgación es mediante la evaluación de su correlación con la expresión media de los c Cg (por ejemplo, todos los CCG conocidos, un conjunto específico de CCG, etc.). Se espera que esos CCG que se correlacionan particularmente bien con la media funcionen bien en los ensayos de la divulgación, por ejemplo, porque estos reducirán el ruido en el ensayo.
Se comparó la expresión de 126 CCG y 47 genes de mantenimiento con la media de CCG y de mantenimiento con el fin de determinar genes preferidos para su uso en algunas realizaciones de la divulgación. Se proporcionan clasificaciones de CCG seleccionados según su correlación con la expresión de CCG media así como su clasificación según el valor predictivo en las tablas 9-11 y 13-14.
Se proporciona, pero no forma parte de la invención, una pluralidad de genes de prueba. La pluralidad de genes de prueba comprende los primeros 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 20, 25, 30, 35, 40 o más CCG enumerados en las tablas 9-11 y 13-14. La pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende al menos 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15 ó 20 de los siguientes genes: ASPM, BIRC5, BUB1B, CCNB2, CDC2, CDC20, CDCA8, CDKN3, CENPF, DLGAP5, FOXM1, KIAA0101, KIF11, KIF2C, KIF4A, MCM10, NUSAP1, PRC1, RACGAP1 y TPX2. La pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9 ó 1 a 10 de cualesquiera de las tablas 9-11 y 13-14. La pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho o nueve o la totalidad de los números de genes 2 y 3, 2 a 4, 2 a 5, 2 a 6, 2 a 7, 2 a 8, 2 a 9 ó 2 a 10 de cualesquiera de las tablas 9-11 y 13-14. La pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete u ocho o la totalidad de los números de genes 3 y 4, 3 a 5, 3 a 6, 3 a 7, 3 a 8, 3 a 9 ó 3 a 10 de cualesquiera de las tablas 9-11 y 13-14. La pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis o siete o la totalidad de los números de genes 4 y 5, 4 a 6, 4 a 7, 4 a 8, 4 a 9 ó 4 a 10 de cualesquiera de las tablas 9-11 y 13-14. La pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve, 10, 11, 12, 13, 14 ó 15 o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9, 1 a 10, 1 a 11, 1 a 12, 1 a 13, 1 a 14 ó 1 a 15 de cualesquiera de las tablas 9-11 y 13-14.
11. Pronóstico de cáncer
Se ha descubierto sorprendentemente que, en cánceres seleccionados tales como cáncer de próstata, cáncer de pulmón, cáncer de vejiga y cáncer de cerebro, pero no otros cánceres incluyendo determinado cáncer de colon, la expresión de genes del ciclo celular en células tumorales puede predecir con precisión el grado de agresión del cáncer y el riesgo de recidiva después del tratamiento (por ejemplo, extirpación quirúrgica de tejido canceroso, quimioterapia y radioterapia, etc.). Por tanto, el método anteriormente descrito para determinar expresión de genes del ciclo celular puede aplicarse en el pronóstico y tratamiento de tales cánceres. El tratamiento de cáncer no está abarcado por las reivindicaciones.
Generalmente, se proporciona un método para pronosticar cáncer seleccionado de cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, que comprende determinar, en una muestra tumoral de un paciente al que se le ha diagnosticado cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, la expresión de al menos 2, 4, 5, 6, 7 o al menos 8, 9, 10 ó 12 genes del ciclo celular, en el que una alta expresión (o expresión aumentada o sobreexpresión) de los al menos 4 genes del ciclo celular indica un mal pronóstico o una probabilidad aumentada de recidiva de cáncer en el paciente. La expresión puede determinarse según el método descrito anteriormente. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar la alta expresión (o expresión aumentada o sobreexpresión) de los genes del ciclo celular con un mal pronóstico o una probabilidad aumentada de recidiva de cáncer en el paciente; (b) concluir que el paciente tiene
un mal pronóstico o una probabilidad aumentada de recidiva de cáncer basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) de los genes del ciclo celular; o (c) comunicar que el paciente tiene un mal pronóstico o una probabilidad aumentada de recidiva de cáncer basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) de los genes del ciclo celular.
En cada realización descrita en este documento que implica la correlación de un resultado de análisis o ensayo particular (por ejemplo, alta expresión de CCP, valor de prueba que incorpora una expresión de CCP mayor que algún valor de referencia, etc.) con cierta probabilidad (por ejemplo, aumentada, no aumentada, disminuida, etc.) de algún acontecimiento o desenlace clínico (por ejemplo, recidiva, progresión, muerte específica de cáncer, etc.), tal correlación puede comprender asignar un riesgo o una probabilidad de que se produzca el acontecimiento o desenlace clínico basándose al menos en parte en el resultado de análisis o ensayo particular. En algunas realizaciones, tal riesgo es una probabilidad en porcentaje de que se produzca el acontecimiento o desenlace. En algunas realizaciones, el paciente se asigna a un grupo de riesgo (por ejemplo, riesgo bajo, riesgo intermedio, riesgo alto, etc.). En algunas realizaciones, “riesgo bajo” es cualquier probabilidad en porcentaje por debajo del 5%, el 10%, el 15%, el 20%, el 25%, el 30%, el 35%, el 40%, el 45% o el 50%. En algunas realizaciones, “riesgo intermedio” es cualquier probabilidad en porcentaje por encima del 5%, el 10%, el 15%, el 20%, el 25%, el 30%, el 35%, el 40%, el 45% o el 50% y por debajo del 15%, el 20%, el 25%, el 30%, el 35%, el 40%, el 45%, el 50%, el 55%, el 60%, el 65%, el 70% o el 75%. En algunas realizaciones, “riesgo alto” es cualquier probabilidad en porcentaje por encima del 25%, el 30%, el 35%, el 40%, el 45%, el 50%, el 55%, el 60%, el 65%, el 70%, el 75%, el 80%, el 85%, el 90%, el 95% o el 99%.
Tal como se usa en el presente documento, “comunicar” un fragmento de información particular significa hacer saber tal información a otra persona o transferir tal información a una cosa (por ejemplo, un ordenador). En algunos métodos de la divulgación, se comunica el pronóstico o riesgo de recidiva de un paciente. En algunas realizaciones, se comunica la información que se usa para llegar a un pronóstico o una predicción de riesgo de este tipo (por ejemplo, niveles de expresión de un panel de biomarcadores que comprende una pluralidad de CCG, factores clínicos o patológicos, etc.). Esta comunicación puede ser auditiva (por ejemplo, verbal), visual (por ejemplo, escrita), electrónica (por ejemplo, datos transferidos de un sistema informatizado a otro), etc. En algunas realizaciones, comunicar una clasificación de cáncer comprende generar un informe que comunica la clasificación de cáncer. En algunas realizaciones, el informe es un informe en papel, un informe auditivo o un registro electrónico. En algunas realizaciones, el informe se visualiza y/o almacena en un dispositivo informático (por ejemplo, dispositivo manual, ordenador de mesa, dispositivo inteligente, sitio web, etc.). En algunas realizaciones, la clasificación de cáncer se comunica a un médico (por ejemplo, se le proporciona al médico un informe que comunica la clasificación). En algunas realizaciones, la clasificación de cáncer se le comunica a un paciente (por ejemplo, se le proporciona al paciente un informe que comunica la clasificación). Comunicar una clasificación de cáncer también puede lograrse transfiriendo información (por ejemplo, datos) que representa la clasificación a un ordenador de servidor y permitiendo que un intermediario o usuario final acceda a tal información (por ejemplo, viendo la información tal como se visualiza a partir del servidor, descargando la información en forma de uno o más archivos transferidos a partir del servidor al dispositivo del intermediario o usuario final, etc.).
Siempre que una realización de la divulgación comprenda concluir algún hecho (por ejemplo, el pronóstico de un paciente o la probabilidad de recidiva de un paciente), esto puede incluir un programa informático que concluye tal hecho, normalmente después de realizar un algoritmo que aplica información sobre el estado de CCG, estado de PTEN, estado de KLK3 y/o variables clínicas en una muestra de paciente (por ejemplo, tal como se muestra en la figura 7).
Se proporciona, pero no forma parte de la invención, un método de pronóstico que incluye (1) obtener una muestra tumoral de un paciente que se ha identificado que padece cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro; (2) determinar la expresión de un panel de genes en la muestra tumoral que incluye al menos 2, 4, 6, 8 ó 10 genes del ciclo celular; y (3) proporcionar un valor de prueba mediante (a) ponderar la expresión determinada de cada uno de una pluralidad de genes de prueba seleccionados del panel de genes con un coeficiente predefinido, y (b) combinar la expresión ponderada para proporcionar dicho valor de prueba, en el que al menos el 20%, el 50%, al menos el 75% o al menos el 90% de dicha pluralidad de genes de prueba son genes del ciclo celular, y en el que la alta expresión (o expresión aumentada o sobreexpresión) de la pluralidad de genes de prueba indica un mal pronóstico o una probabilidad aumentada de recidiva de cáncer. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar la alta expresión (o expresión aumentada o sobreexpresión) de la pluralidad de genes de prueba con un mal pronóstico o una probabilidad aumentada de recidiva de cáncer en el paciente; (b) concluir que el paciente tiene un mal pronóstico o una probabilidad aumentada de recidiva de cáncer basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) de la pluralidad de genes de prueba; o (c) comunicar que el paciente tiene un mal pronóstico o una probabilidad aumentada de recidiva de cáncer basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) de la pluralidad de genes de prueba.
En algunas realizaciones de la invención reivindicada, los niveles de expresión medidos en una muestra se usan para derivar o calcular un valor o una puntuación. Este valor puede derivarse únicamente a partir de estos niveles de expresión (por ejemplo, una puntuación de CCG) u opcionalmente derivarse a partir de una combinación del
valor/puntuación de expresión con otros componentes (por ejemplo, año de RP, márgenes quirúrgicos, extensión extracapsular, invasión de vesículas seminales, afectación ganglionar, puntuación primaria de Gleason, puntuación secundaria de Gleason o nivel de PSA preoperatorio, etc.) para dar un valor/puntuación más completo. Por tanto, en cada caso en el que una realización de la divulgación descrita en el presente documento implica determinar el estado de un biomarcador (por ejemplo, niveles de expresión de ARN de un CCG, PTEN o KLK3), las realizaciones relacionadas implican derivar o calcular un valor o una puntuación a partir del estado medido (por ejemplo, puntuación de expresión).
En algunas de tales realizaciones, pueden combinarse múltiples puntuaciones (por ejemplo, CCG, Gleason, PSA, PTEN, KLK3) en una puntuación más completa. Pueden compararse puntuaciones de prueba combinadas o de componente único (por ejemplo, CCG) para un paciente particular con puntuaciones combinadas o de componente único para poblaciones de referencia tal como se describe a continuación, correlacionándose las diferencias entre las puntuaciones de prueba y de referencia con, o siendo indicativas de, alguna característica clínica. Por tanto, en algunas realizaciones, la divulgación proporciona un método para determinar el pronóstico de un paciente con cáncer que comprende (1) obtener los niveles de expresión medidos de una pluralidad de genes que comprende una pluralidad de CCG en una muestra del paciente, (2) calcular un valor de prueba a partir de estos niveles de expresión medidos, (3) comparar dicho valor de prueba con un valor de referencia calculado a partir de niveles de expresión medidos de la pluralidad de genes en una población de referencia de pacientes, y (4)(a) correlacionar un valor de prueba mayor que el valor de referencia con un mal pronóstico o (4)(b) correlacionar un valor de prueba igual a o menor que el valor de referencia con un buen pronóstico.
En algunas de tales realizaciones, el valor de prueba se calcula promediando la expresión medida de la pluralidad de genes (tal como se comenta a continuación). En algunas realizaciones, el valor de prueba se calcula ponderando cada uno de la pluralidad de genes de un modo particular.
En algunas realizaciones, la pluralidad de CCG se ponderan de tal manera que contribuyen al menos cierta proporción del valor de prueba (por ejemplo, el 10%, el 20%, el 30%, el 40%, el 50%, el 60%, el 70%, el 80%, el 90%, el 95%, el 99%, el 100%). En algunas realizaciones, cada uno de la pluralidad de genes se pondera de tal manera que a todos no se les da una misma ponderación (por ejemplo, KLK3 ponderado para contribuir más al valor de prueba que uno, algunos o la totalidad de CCG).
En algunas realizaciones, la expresión de CCP se pondera y combina con otros factores en una puntuación combinada (similar al valor de prueba comentado anteriormente). En algunas realizaciones, una puntuación combinada de este tipo se calcula sumando la puntuación de CCP y el/los otro(s) factor(es) linealmente según la siguiente fórmula:
(1) Puntuación combinada = A*(puntuación de CCP) B*(uno o más de los otros factores)
Se apreciará que esta divulgación abarca otros medios de combinación (por ejemplo, multiplicación, logaritmos, exponentes, etc.). En algunas realizaciones, los otros factores son la expresión de otros genes, las características físicas del paciente (por ejemplo, altura, peso, etc.), las características clínicas del paciente (por ejemplo, variables clínicas tal como se comentan a continuación), etc. En algunas realizaciones, pueden combinarse una o más variables clínicas en una puntuación clínica, que luego puede combinarse con la puntuación de CCP para dar lugar a una puntuación combinada de la divulgación.
Por tanto, en algunas realizaciones, la divulgación proporciona un método para determinar el pronóstico de un paciente con cáncer que comprende: (1) obtener los niveles de expresión medidos de una pluralidad de genes que comprende una pluralidad de CCG en una muestra del paciente; (2) obtener una puntuación para el paciente que comprende uno o más de año de RP, márgenes quirúrgicos, extensión extracapsular, invasión de vesículas seminales, afectación ganglionar, puntuación primaria de Gleason, puntuación secundaria de Gleason o nivel de PSA preoperatorio; (3) derivar un valor de prueba combinado a partir de los niveles medidos obtenidos en (1) y la puntuación obtenida en (2); (4) comparar el valor de prueba combinado con un valor de referencia combinado derivado a partir de los niveles de expresión medidos de la pluralidad de genes y una puntuación que comprende uno o más de año de RP, márgenes quirúrgicos, extensión extracapsular, invasión de vesículas seminales, afectación ganglionar, puntuación primaria de Gleason, puntuación secundaria de Gleason o nivel de PSA preoperatorio en una población de referencia de pacientes; y (5)(a) correlacionar un valor de prueba combinado mayor que el valor de referencia combinado con un mal pronóstico o (5)(b) correlacionar un valor de prueba combinado igual a o menor que el valor de referencia combinado con un buen pronóstico.
En algunas realizaciones, la puntuación combinada incluye puntuación de CCP, PSA y puntuación de Gleason. La CCP puede ser una variable numérica continua. Las concentraciones de PSA (por ejemplo, ng/dl), sumando 1 para evitar valores nulos, puede transformarse mediante el algoritmo natural. Las puntuaciones de Gleason puede ser una variable numérica continua o puede categorizarse, por ejemplo, como < 7 (nivel de referencia), 7 y > 7. En algunas realizaciones, las puntuaciones de Gleason pueden introducirse como su valor numérico (en lugar de agruparse). En algunas realizaciones, una puntuación de Gleason de 7 puede delinearse adicionalmente mediante (3+4) frente a (4+3).
En algunas realizaciones, la puntuación combinada se calcula según la siguiente fórmula:
(2) Puntuación combinada = A*(puntuación de CCP) B*(ln(1+[PSA])) {C (si Gleason = 7) o D (si Gleason > 7)} En algunas realizaciones, las variables clínicas (por ejemplo, PSA, Gleason, etc.) pueden combinarse en una puntuación clínica (por ejemplo, puntuación de nomograma), que luego puede combinarse con la puntuación de CCP para dar lugar a una puntuación combinada según la siguiente fórmula:
(3) Puntuación combinada = A*(puntuación de CCP) B*(puntuación clínica)
En algunas realizaciones, la puntuación clínica es la puntuación de CAPRA o la puntuación de nomograma de Kattan-Stephenson. La puntuación de CAPRA puede calcularse tal como se comenta en el presente documento (véase especialmente el ejemplo 8 a continuación). En algunas realizaciones, la puntuación clínica no es una combinación de variables clínicas sino una puntuación que representa una variable (por ejemplo, puntuación de Gleason).
La puntuación combinada con CCP y otros componentes ponderados tal como se comenta en el presente documento abarca, haciendo los cambios necesarios, cualquier versión modificada o aumentada de escala de la misma. Por ejemplo, los elementos pueden multiplicarse por o dividirse entre un factor (por ejemplo, constante o nueva variable) y/o sumársele o restársele un factor (por ejemplo, constante o nueva variable). Como un ejemplo, una puntuación combinada según fórmula (3)
(3) Puntuación combinada = A*(puntuación de CCP) B*(puntuación clínica)
abarca una versión de la misma que aumenta de escala en los factores C y D según la siguiente fórmula (3A) (3A) Puntuación combinada = C*(A*(puntuación de CCP) B*(puntuación clínica)) D
En algunas realizaciones, se usa cualquiera de las fórmulas comentadas en el presente documento en los métodos, sistemas, etc., de la divulgación para determinar el pronóstico basándose en una muestra de prostatectomía radical del paciente. En algunas realizaciones, se usa cualquiera de las fórmulas comentadas en el presente documento en los métodos, sistemas, etc., de la divulgación para determinar el pronóstico basándose en la muestra de biopsia de próstata del paciente. En algunas realizaciones, la puntuación de CCP es la media no ponderada de valores de Ct para la expresión de los genes de CCP que están analizándose, opcionalmente normalizada mediante la media no ponderada de los genes HK de modo que mayores valores indican una mayor expresión (en algunas realizaciones, una unidad es equivalente a un cambio de dos veces en la expresión). En algunas realizaciones, la puntuación de CCP oscila desde -8 hasta 8 o desde -1,6 hasta 3,7.
En algunas realizaciones, A = 0,95, B = 0,61, C = 0,90 (cuando sea aplicable) y D = 1,00 (cuando sea aplicable); A 0,57 y B = 0,39; o A = 0,58 y B = 0,41. En algunas realizaciones, A, B, C y/o D están dentro del redondeo de estos valores (por ejemplo, A está entre 0,945 y 0,954, etc.). En algunos casos, una fórmula puede no tener todos los coeficientes especificados (y por tanto no incorporar la(s) variable(s) correspondiente(s)). Por ejemplo, la realización mencionada inmediatamente antes puede aplicarse a la fórmula (3), donde A en la fórmula (3) es 0,95 y B en la fórmula (3) es 0,61. C y D no serían aplicables como estos coeficientes y sus variables correspondientes no se encuentran en la fórmula (3) (aunque las variables clínicas pueden incorporarse en la puntuación clínica encontrada en la fórmula (3)). En algunas realizaciones, A está entre 0,9 y 1, 0,9 y 0,99, 0,9 y 0,95, 0,85 y 0,95, 0,86 y 0,94, 0,87 y 0,93, 0,88 y 0,92, 0,89 y 0,91, 0,85 y 0,9, 0,8 y 0,95, 0,8 y 0,9, 0,8 y 0,85, 0,75 y 0,99, 0,75 y 0,95, 0,75 y 0,9, 0,75 y 0,85 o entre 0,75 y 0,8. En algunas realizaciones, B está entre 0,40 y 1, 0,45 y 0,99, 0,45 y 0,95, 0,55 y 0,8, 0,55 y 0,7, 0,55 y 0,65, 0,59 y 0,63 o entre 0,6 y 0,62. En algunas realizaciones, C está, cuando sea aplicable, entre 0,9 y 1, 0,9 y 0,99, 0,9 y 0,95, 0,85 y 0,95, 0,86 y 0,94, 0,87 y 0,93, 0,88 y 0,92, 0,89 y 0,91, 0,85 y 0,9, 0,8 y 0,95, 0,8 y 0,9, 0,8 y 0,85, 0,75 y 0,99, 0,75 y 0,95, 0,75 y 0,9, 0,75 y 0,85 o entre 0,75 y 0,8. En algunas realizaciones, D está, cuando sea aplicable, entre 0,9 y 1, 0,9 y 0,99, 0,9 y 0,95, 0,85 y 0,95, 0,86 y 0,94, 0,87 y 0,93, 0,88 y 0,92, 0,89 y 0,91, 0,85 y 0,9, 0,8 y 0,95, 0,8 y 0,9, 0,8 y 0,85, 0,75 y 0,99, 0,75 y 0,95, 0,75 y 0,9, 0,75 y 0,85 o entre 0,75 y 0,8. En algunas realizaciones, A está entre 0,1 y 0,2, 0,3, 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,2 y 0,3, 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,3 y 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,4 y 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,5 y 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,6 y 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,7 y 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,8 y 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,9 y 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 1 y 1.5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 1,5 y 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2 y 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2,5 y 3, 3,5, 4, 4.5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 3 y 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre
3.5 y 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 4 y 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre
4.5 y 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 5 y 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 6 y 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 7 y 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 8 y 9, 10, 11, 12, 13, 14, 15 ó 20; o entr 9 y 10, 11, 12, 13, 14, 15 ó 20; o entre 10 y 11, 12, 13, 14, 15 ó 20; o entre 11 y 12, 13, 14, 15 ó 20; o entre 12 y 14, 15 ó 20; o entre 13 y 14, 15 ó 20; o entre 14 y 15 ó 20; o entre 15 y 20; B está entre 0,1 y 0,2, 0,3, 0,4, 0,5, 0,6,
0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,2 y 0,3, 0,4, 0,5, 0,6, 0,7,
0. 8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,3 y 0,4, 0,5, 0,6, 0,7, 0,8, 0,9,
1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,4 y 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5,
3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,5 y 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6,
7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,6 y 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13,
14, 15 ó 20; o entre 0,7 y 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,8 y
0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,9 y 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5,
6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 1 y 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o
entre 1,5 y 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2 y 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2,5 y 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 3 y 3,5, 4, 4,5,
5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 3,5 y 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 4 y 4,5,
5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 4,5 y 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 5 y 6, 7, 8, 9,
10, 11, 12, 13, 14, 15 ó 20; o entre 6 y 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 7 y 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 8 y 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 9 y 10, 11, 12, 13, 14, 15 ó 20; o entre 10 y 11, 12, 13, 14, 15 ó 20; o entre 11 y 12, 13, 14, 15 ó 20; o entre 12 y 13, 14, 15 ó 20; o entre 13 y 14, 15 ó 20; o entre 14 y 15 ó 20; o
entre 15 y 20; C está, cuando sea aplicable, entre 0,1 y 0,2, 0,3, 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4,
4.5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,2 y 0,3, 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5,
5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,3 y 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,4 y 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12,
13, 14, 15 ó 20; o entre 0,5 y 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o
entre 0,6 y 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,7 y 0,8, 0,9, 1,
1.5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,8 y 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6,
7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,9 y 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20;
o entre 1 y 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 1,5 y 2, 2,5, 3, 3,5, 4, 4,5, 5, 6,
7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2 y 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2,5
y 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 3 y 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó
20; o entre 3,5 y 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 4 y 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó
20; o entre 4,5 y 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 5 y 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 7 y 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 8 y 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 9 y 10, 11, 12, 13, 14, 15 ó 20; o entre 10 y 11, 12, 13, 14, 15 ó 20; o entre 11 y 12, 13, 14, 15 ó 20; o entre 12 y 13, 14, 15 ó 20; o entre 13 y 14, 15 ó 20; o entre 14 y 15 ó 20; o entre 15 y 20; y D está, cuando sea aplicable, entre 0,1 y 0,2, 0,3, 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14,
15 ó 20; o entre 0,2 y 0,3, 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó
20; o entre 0,3 y 0,4, 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o
entre 0,4 y 0,5, 0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,5 y
0,6, 0,7, 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,6 y 0,7, 0,8, 0,9, 1,
1.5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,7 y 0,8, 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5,
6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 0,8 y 0,9, 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15
ó 20; o entre 0,9 y 1, 1,5, 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 1 y 1,5, 2, 2,5, 3, 3,5,
4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 1,5 y 2, 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó
20; o entre 2 y 2,5, 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 2,5 y 3, 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10,
11, 12, 13, 14, 15 ó 20; o entre 3 y 3,5, 4, 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 3,5 y 4, 4,5, 5, 6, 7, 8,
9, 10, 11, 12, 13, 14, 15 ó 20; o entre 4 y 4,5, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 4,5 y 5, 6, 7, 8, 9, 10,
11, 12, 13, 14, 15 ó 20; o entre 5 y 6, 7, 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 6 y 7, 8, 9, 10, 11, 12, 13, 14, 15 ó
20; o entre 7 y 8, 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 8 y 9, 10, 11, 12, 13, 14, 15 ó 20; o entre 9 y 10, 11, 12, 13,
14, 15 ó 20; o entre 10 y 11, 12, 13, 14, 15 ó 20; o entre 11 y 12, 13, 14, 15 ó 20; o entre 12 y 13, 14, 15 ó 20; o
entre 13 y 14, 15 ó 20; o entre 14 y 15 ó 20; o entre 15 y 20. En algunas realizaciones, A, B y/o C están dentro del redondeo de cualquiera de estos valores (por ejemplo, A está entre 0,45 y 0,54, etc.).
En algunas realizaciones, el riesgo en porcentaje (absoluto o relativo) de un acontecimiento o desenlace clínico particular (por ejemplo, muerte específica de cáncer, recidiva después de cirugía, etc.) en el paciente se estima (por ejemplo, se calcula) según la divulgación (por ejemplo, según una o más de las fórmulas anteriores). Tal riesgo
puede estimarse aplicando la razón de riesgos instantáneos para un parámetro particular (por ejemplo, puntuación
de CCP, puntuación combinada) a ese parámetro para dar lugar al riesgo relativo de un desenlace clínico particular
(por ejemplo, recidiva de cáncer o muerte específica de cáncer) en el paciente. En algunos casos, la razón de
riesgos instantáneos representa el aumento de riesgo relativo por unidad del parámetro. En algunos de los ejemplos
a continuación, por ejemplo, un aumento de una sola unidad en la puntuación de CCP (que representa el doble de expresión) representa un riesgo relativo aumentado en el múltiplo de la razón de riesgos instantáneos. Cuando la
razón de riesgos instantáneos es igual a 2, por ejemplo, un aumento de una sola unidad en la puntuación de CCP corresponde al doble de riesgo relativo (es decir, un primer paciente con una puntuación de CCP que es una unidad
mayor que un segundo paciente tiene el doble de riesgo de recidiva de cáncer o muerte específica de cáncer). Este
riesgo relativo puede usarse con el riesgo promedio en una población particular para determinar cómo se compara el riesgo de un paciente específico con tal población. Un modo de hacer esto es establecer el valor promedio del parámetro en la población como cero y luego comparar los valores del paciente específico para el parámetro, lo que significa que un paciente con, por ejemplo, una puntuación de CCP de 1 tendría el doble de riesgo promedio de recidiva de cáncer o muerte específica de cáncer.
Por tanto, algunas realizaciones de la divulgación proporcionan un método para calcular el riesgo de recidiva de cáncer o muerte específica de cáncer en un paciente que comprende (1) obtener los niveles de expresión medidos de una pluralidad de genes que comprende al menos 3 genes elegidos de cualesquiera de las tablas 1, 2, 7-11, 13 14 y/o Y o de los paneles A I en una muestra del paciente, (2) calcular un valor de prueba a partir de estos niveles de expresión medidos tal como se comenta en el presente documento (por ejemplo, genes de CCP que contribuyen al menos cierta ponderación, al menos cierto número de genes de CCP, etc.), y (3) calcular dicho riesgo de recidiva de cáncer o muerte específica de cáncer en el paciente multiplicando el número de unidades aumentadas del valor de prueba con respecto a cierto valor de referencia (por ejemplo, valores promedio en una población particular) por la razón de riesgos instantáneos para el valor. En algunas realizaciones, el valor de prueba comprende la puntuación de CCP o una puntuación combinada tal como se describe en el presente documento y la razón de riesgos instantáneos es cualquiera de las razones de riesgos instantáneos notificadas en el presente documento.
Un riesgo más absoluto (en lugar de relativo) de recidiva también puede estimarse recopilando datos a partir de una cohorte de pacientes de estudio y correlacionando valores y puntuaciones de prueba para tales pacientes con sus acontecimientos o desenlaces clínicos eventuales. Tales datos pueden usarse en forma gráfica (figuras 23 y 24), tabular o tal como se representa en una fórmula (por ejemplo, fórmula (4) a continuación) para, basándose en la puntuación de prueba de un paciente, determinar el riesgo de acontecimiento o desenlace clínico particular en tal paciente que se somete a la prueba. Por ejemplo, puede medirse la puntuación de CCP del paciente como 1,7, calcularse la puntuación de CAPRA del paciente como 5 y luego calcularse la puntuación combinada del paciente (por ejemplo, biopsia) usando la fórmula (2), con A = 0,57 y B = 0,39, como 2,92. Luego puede usarse esta puntuación combinada para calcular el riesgo de muerte específica de cáncer en tal paciente en el plazo de 10 años, por ejemplo, usando una fórmula preespecificada (por ejemplo, fórmula (4)), usando una curva (por ejemplo, figura 23 ó 24) o una tabla de riesgos. En algunas realizaciones, el riesgo es cualquiera dentro del intervalo de confianza del 95%, por ejemplo, los intervalos mostrados en la figura 23 ó 24.
Usando estos datos empíricos (por ejemplo, los representados en las figuras 23 y 24), pueden derivarse las fórmulas de la siguiente forma general para estimar el riesgo:
(4) Riesgo estimado de A = B*eC'D
A menudo, estas fórmulas se derivarán representando gráficamente el riesgo frente a la puntuación de CCP o la puntuación combinada para un conjunto de muestras de pacientes de estudio y ajustando una curva a la línea resultante (por ejemplo, una de las líneas mostradas en la figura 24). En algunas realizaciones, A es muerte específica de cáncer o recidiva bioquímica. En algunas realizaciones, D es puntuación de CCP o una puntuación combinada (cada una tal como se describe en los diversos aspectos y realizaciones en el presente documento). En algunas realizaciones, B = 0,0155 y C = 0,0054 (tal como se derivan a partir de, por ejemplo, una línea tal como se muestra en la figura 24). En un caso de este tipo, la fórmula (4) se modificaría de la siguiente manera:
(5) Riesgo estimado de muerte específica de cáncer = o,0155*e°’0054’<puntuación combinada>
donde la puntuación combinada se calcula según cualquiera de las fórmulas comentadas en el presente documento. En algunas de tales realizaciones específicas, la puntuación combinada se calcula según la fórmula (2) con A = 0,57 y B = 0,39 y la puntuación clínica es la puntuación de CAPRA.
Por tanto, en algunas realizaciones, la divulgación proporciona un método para calcular el riesgo de muerte específica de cáncer de próstata en un paciente que comprende: (1) obtener los niveles de expresión medidos de una pluralidad de genes que comprende al menos 4 genes de cualesquiera de las tablas 1, 2, 7-11, 13-14 y/o Y o de los paneles A I; (2) opcionalmente obtener una puntuación para el paciente calculada a partir de al menos una variable clínica (por ejemplo, uno o más de año de RP, márgenes quirúrgicos, extensión extracapsular, invasión de vesículas seminales, afectación ganglionar, puntuación primaria de Gleason, puntuación secundaria de Gleason o nivel de PSA preoperatorio); (3) opcionalmente derivar un valor de prueba combinado a partir de los niveles medidos obtenidos en (1) y la puntuación obtenida en (2); y (4) calcular el riesgo de muerte específica de cáncer de próstata en el paciente según la siguiente fórmula:
Riesgo de muerte específica de cáncer = 00155*e0 ,0054([niveles de expresión medidos en (1)] o [puntuación combinada obtenida en (2)])
En algunas realizaciones, la divulgación proporciona un método para calcular el riesgo de muerte específica de cáncer de próstata en un paciente que comprende: (1) obtener los niveles de expresión medidos de una pluralidad de genes que comprende al menos 4 genes de cualesquiera de las tablas 1, 2, 7-11, 13-14 y/o Y o de los paneles A I; (2) opcionalmente obtener una puntuación de CAPRA para la muestra de paciente tal como se comenta en el
presente documento; (3) opcionalmente derivar un valor de prueba combinado a partir de los niveles medidos obtenidos en (1) y la puntuación obtenida en (2) según la fórmula: Puntuación combinada = (0,57*(puntuación en (2)) (0,39*puntuación en (1)); y (4) calcular el riesgo de muerte específica de cáncer de próstata en el paciente según la tabla en la figura 26.
En algunas realizaciones, el valor de prueba derivado o calculado a partir de un gen particular (por ejemplo, KLK3) o a partir de la expresión global de la pluralidad de genes de prueba (por ejemplo, CCG) se compara con uno o más valores de referencia (o valores indicadores), y el valor de prueba se correlaciona opcionalmente con el pronóstico, el riesgo de progresión de cáncer, el riesgo de recidiva de cáncer o el riesgo de muerte específica de cáncer si difiere del valor indicador.
Por ejemplo, el valor indicador puede derivarse o calcularse a partir de los niveles de expresión de genes hallados en una muestra normal obtenida del paciente de interés, en cuyo caso un valor de prueba (derivado o calculado a partir de un nivel de expresión en la muestra tumoral) significativamente mayor que este valor indicador indicaría, por ejemplo, un mal pronóstico o una probabilidad aumentada de recidiva de cáncer o muerte específica de cáncer o la necesidad de tratamiento agresivo. En algunas realizaciones, el valor de prueba se considera “mayor que” el valor de referencia (por ejemplo, el valor indicador de umbral) y, por tanto, se correlaciona con una probabilidad aumentada de respuesta al tratamiento que comprende quimioterapia, si el valor de prueba supera el valor de referencia en al menos cierta cantidad (por ejemplo, al menos 0,5, 0,75, 0,85, 0,90, 0,95, 1, 2, 3, 4, 5, 6, 7, 8, 9 ó 10 o más veces o desviaciones estándar).
Alternativamente, el valor indicador puede derivarse o calcularse a partir del nivel de expresión promedio para un conjunto de individuos de una diversa población con cáncer o un subconjunto de la población. Por ejemplo, puede determinarse el nivel de expresión promedio de un gen o panel de genes en una toma de muestras aleatoria de pacientes con cáncer (por ejemplo, cáncer de próstata, vejiga, cerebro, mama o pulmón). Este nivel de expresión promedio puede denominarse “valor indicador de umbral”, esperándose que los pacientes que tienen una expresión de CCG mayor que este valor tengan un pronóstico peor que aquellos que tienen una expresión menor que este valor.
Alternativamente, el valor indicador puede representar el nivel de expresión promedio de un marcador o una pluralidad de marcadores génicos particulares en una pluralidad de pacientes de entrenamiento (por ejemplo, pacientes con cáncer de próstata) con desenlaces similares cuyos datos clínicos y de seguimiento están disponibles y son suficientes para definir y categorizar a los pacientes por desenlace de enfermedad, por ejemplo, recidiva o pronóstico. Véanse, por ejemplo, los ejemplos a continuación. Por ejemplo, un “valor indicador de buen pronóstico” puede generarse a partir de una pluralidad de pacientes con cáncer de entrenamiento caracterizados como que tienen un “buen desenlace”, por ejemplo, aquellos que no han tenido recidiva de cáncer cinco años (o diez años o más) después del tratamiento inicial, o aquellos que no han tenido progresión en su cáncer cinco años (o diez años o más) después del diagnóstico inicial. Un “valor indicador de mal pronóstico” puede generarse a partir de una pluralidad de pacientes con cáncer de entrenamiento definidos como que tienen un “mal desenlace”, por ejemplo, aquellos que han tenido recidiva de cáncer en el plazo de cinco años (o diez años, etc.) después del tratamiento inicial, o aquellos que han tenido progresión en su cáncer en el plazo de cinco años (o diez años, etc.) después del diagnóstico inicial. Por tanto, un valor indicador de buen pronóstico de un gen particular puede representar el nivel promedio de expresión del gen particular en pacientes que tienen un “buen desenlace”, mientras que un valor indicador de mal pronóstico de un gen particular representa el nivel promedio de expresión del gen particular en pacientes que tienen un “mal desenlace”.
Por tanto, un aspecto de la divulgación proporciona un método para clasificar el cáncer que comprende determinar el estado de un panel de genes que comprende al menos dos CCG, en una muestra tisular o celular, particularmente una muestra tumoral, de un paciente, en el que un estado anómalo indica una clasificación de cáncer negativa. Tal como se usa en el presente documento, “determinar el estado” de un gen se refiere a determinar la presencia, la ausencia o el grado/nivel de alguna característica física, química o genética del gen o de sus producto(s) de expresión. Tales características incluyen, pero no se limitan a, niveles de expresión, niveles de actividad, mutaciones, número de copias, estado de metilación, etc.
En el contexto de los CCG que se usan para determinar el riesgo de recidiva o progresión de cáncer o la necesidad de tratamiento agresivo, las características particularmente útiles incluyen los niveles de expresión (por ejemplo, niveles de ARNm o proteína) y los niveles de actividad. Las características pueden someterse a ensayo directamente (por ejemplo, sometiendo a ensayo el nivel de expresión de un CCG) o determinarse indirectamente (por ejemplo, sometiendo a ensayo el nivel de un gen o genes cuyo nivel de expresión se correlaciona con el nivel de expresión del CCG). Por tanto, algunas realizaciones de la divulgación proporcionan un método para clasificar el cáncer que comprende determinar el nivel de expresión, particularmente el nivel de ARNm, de un panel de genes que comprende al menos dos CCG, en una muestra tumoral, en el que una alta expresión (o expresión aumentada o sobreexpresión) indica una clasificación de cáncer negativa, o un riesgo aumentado de recidiva o progresión de cáncer, o la necesidad de tratamiento agresivo. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes con una clasificación de cáncer negativa, un riesgo aumentado de recidiva o progresión de cáncer, o la necesidad de
tratamiento agresivo; (b) concluir que el paciente tiene una clasificación de cáncer negativa, un riesgo aumentado de recidiva o progresión de cáncer, o la necesidad de tratamiento agresivo basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes; o (c) comunicar que el paciente tiene una clasificación de cáncer negativa, un riesgo aumentado de recidiva o progresión de cáncer, o la necesidad de tratamiento agresivo basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes.
“Estado anómalo” significa el estado de un marcador en una muestra particular que difiere del estado generalmente hallado en muestras regulares (por ejemplo, muestras sanas o muestras con enfermedad regulares). Los ejemplos incluyen mutado, elevado, disminuido, presente, ausente, etc. Un “estado elevado” significa que una o más de las características anteriores (por ejemplo, expresión o nivel de ARNm) es mayor que los niveles normales. Generalmente, esto significa un aumento en la característica (por ejemplo, expresión o nivel de ARNm) en comparación con un valor indicador. A la inversa, un “estado bajo” significa que una o más de las características anteriores (por ejemplo, expresión de genes o nivel de ARNm) es menor que los niveles normales. Generalmente, esto significa una disminución en la característica (por ejemplo, expresión) en comparación con un valor indicador. En este contexto, un “estado negativo” generalmente significa que la característica está ausente o es indetectable. Por ejemplo, el estado de PTEN es negativo si el ácido nucleico de PTEN y/o la proteína PTEN está ausente o es indetectable en una muestra. Sin embargo, estado de PTEN negativo también incluye una mutación o una reducción del número de copias en PTEN.
En algunas realizaciones de la divulgación, los métodos comprenden determinar la expresión de uno o más CCG, y si esta expresión está “aumentada”, el paciente tiene un mal pronóstico. En el contexto de la divulgación, expresión “aumentada” de un CCG significa que el nivel de expresión del paciente o bien está elevado por encima de un valor indicador normal o de umbral (por ejemplo, en al menos cierta cantidad de umbral) o bien es más próximo al “valor indicador de mal pronóstico” que al “valor indicador de buen pronóstico”.
Por tanto, cuando el nivel determinado de expresión de un marcador génico relevante es más próximo al valor indicador de buen pronóstico del gen que al valor indicador de mal pronóstico del gen, entonces puede concluirse que es más probable que el paciente tenga un buen pronóstico, es decir, una probabilidad baja (o no aumentada) de recidiva de cáncer. Por otro lado, si el nivel determinado de expresión de un marcador génico relevante es más próximo al valor indicador de mal pronóstico del gen que al valor indicador de buen pronóstico del gen, entonces puede concluirse que es más probable que el paciente tenga un mal pronóstico, es decir, una probabilidad aumentada de recidiva de cáncer.
Alternativamente, los valores indicadores pueden determinarse de la siguiente manera: con el fin de asignar a los pacientes a grupos de riesgo, se establecerá un valor de umbral para la media de ciclo celular. El valor de umbral óptimo se selecciona basándose en la curva característica operativa del receptor (ROC), que representa gráficamente la sensibilidad frente a (1-especificidad). Para cada incremento de la media de ciclo celular, la sensibilidad y la especificidad de la prueba se calculan usando ese valor como umbral. El umbral real será el valor que optimiza estos parámetros según requisitos de los expertos (por ejemplo, qué grado de sensibilidad o especificidad se desea, etc.). El ejemplo 5 demuestra la determinación de un valor de umbral determinado y validado experimentalmente.
Los paneles de CCG (por ejemplo, 2, 3, 4, 5, 6, 7, 8, 9 ó 10 o más CCG) pueden predecir con precisión el pronóstico, tal como se muestra en el ejemplo 3. Los expertos en la técnica están familiarizados con diversos modos de determinar la expresión de un panel de genes (es decir, una pluralidad de genes). Puede determinarse la expresión de un panel de genes determinando el nivel de expresión promedio (normalizado o absoluto) de la totalidad de genes de panel en una muestra obtenida de un paciente particular (o bien en toda la muestra o bien en un subconjunto de células de la muestra o bien en una única célula). Expresión aumentada en este contexto significará que la expresión promedio es mayor que el nivel de expresión promedio de estos genes en pacientes normales (o mayor que cierto valor indicador que se ha determinado que representa el nivel de expresión promedio en una población de referencia tal como pacientes con el mismo cáncer). Alternativamente, puede determinarse la expresión de un panel de genes determinando el nivel de expresión promedio (normalizado o absoluto) de al menos un determinado número (por ejemplo, 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30 o más) o de al menos una determinada proporción (por ejemplo, el 10%, el 20%, el 30%, el 40%, el 50%, el 60%, el 70%, el 80%, el 90%, el 95%, el 99%, el 100%) de los genes en el panel. Alternativamente, puede determinarse la expresión de un panel de genes determinando el número de copias absoluto del ARNm (o proteína) de todos los genes en el panel y o bien sumando o promediando los mismos a lo largo de los genes.
Tal como se usa en el presente documento, “clasificar un cáncer” y “clasificación de cáncer” se refieren a determinar una o más características clínicamente relevantes de un cáncer y/o determinar un pronóstico particular de un paciente que tiene dicho cáncer. Por tanto “clasificar un cáncer” incluye, pero no se limita a: (i) evaluar el potencial metastásico, el potencial para metastatizarse a órganos específicos, el riesgo de recidiva y/o la evolución del tumor; (ii) evaluar el estadio tumoral; (iii) determinar el pronóstico del paciente en ausencia de tratamiento del cáncer; (iv) determinar el pronóstico de respuesta del paciente (por ejemplo, reducción del volumen tumoral o supervivencia libre de progresión) al tratamiento (por ejemplo, quimioterapia, radioterapia, cirugía para extirpar el tumor, etc.); (v)
diagnóstico de la respuesta real del paciente al tratamiento actual y/o anterior; (vi) determinar un transcurso de tratamiento preferido para el paciente; (vii) pronóstico de la recaída del paciente después del tratamiento (o bien tratamiento en general o bien algún tratamiento particular); (viii) pronóstico de la esperanza de vida del paciente (por ejemplo, pronóstico de la supervivencia global), etc.
Por tanto, una “clasificación negativa” significa una característica clínica desfavorable del cáncer (por ejemplo, un mal pronóstico). Los ejemplos incluyen (i) un potencial metastásico, potencial para metastatizarse a órganos específicos y/o riesgo de recidiva aumentados; (ii) un estadio tumoral avanzado; (iii) un mal pronóstico del paciente en ausencia de tratamiento del cáncer; (iv) un mal pronóstico de la respuesta del paciente (por ejemplo, reducción del volumen tumoral o supervivencia libre de progresión) a un tratamiento particular (por ejemplo, quimioterapia, radioterapia, cirugía para extirpar el tumor, etc.); (v) un mal pronóstico de la recaída del paciente después del tratamiento (o bien tratamiento en general o bien algún tratamiento particular); (vi) un mal pronóstico de la esperanza de vida del paciente (por ejemplo, pronóstico de la supervivencia global), etc. En algunas realizaciones, un parámetro clínico asociado a recidiva (o una alta puntuación de nomograma) y una expresión aumentada de un CCG indican una clasificación negativa en el cáncer (por ejemplo, probabilidad aumentada de recidiva o progresión).
Un paciente con una muestra que muestra una alta puntuación o un alto valor de CCP (o expresión de CCP aumentada) tiene una probabilidad aumentada de recidiva después del tratamiento (por ejemplo, las células cancerosas no destruidas o eliminadas mediante el tratamiento volverán a crecer rápidamente). Un paciente de este tipo también tiene una probabilidad aumentada de progresión de cáncer para una progresión más rápida (por ejemplo, las células que proliferan rápidamente provocarán que cualquier tumor crezca rápidamente, aumente su virulencia y/o se metastatice). Un paciente de este tipo también puede requerir un tratamiento relativamente más agresivo. Por tanto, en algunas realizaciones, la divulgación proporciona un método para clasificar el cáncer que comprende determinar el estado de un panel de genes que comprende al menos dos CCG, en el que un estado anómalo indica una probabilidad aumentada de recidiva o progresión. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado anómalo del panel de genes con una probabilidad aumentada de recidiva o progresión; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva o progresión basándose al menos en parte en el estado anómalo del panel de genes; o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva o progresión basándose al menos en parte en el estado anómalo del panel de genes. Tal como se comentó anteriormente, en algunas realizaciones, el estado que va a determinarse es los niveles de expresión de genes. Por tanto, en algunas realizaciones, la divulgación proporciona un método para determinar el pronóstico del cáncer de un paciente que comprende determinar el nivel de expresión de un panel de genes que comprende al menos dos CCG, en el que la alta expresión (o expresión aumentada o sobreexpresión) indica una probabilidad aumentada de recidiva o progresión del cáncer. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes con una probabilidad aumentada de recidiva o progresión; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva o progresión basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes; o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva o progresión basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes.
“Recidiva” y “progresión” son términos bien conocidos en la técnica y se usan en el presente documento según sus significados conocidos. Debido a que los métodos de la divulgación pueden predecir o determinar la probabilidad de cada una de “recidiva”, “progresión”, “muerte específica de cáncer” y “respuesta a un tratamiento particular” en un paciente, dichos términos se usan de manera intercambiable, a menos que se especifique lo contrario, en el sentido de que la referencia a una se aplica igualmente a las demás. Como un ejemplo, el significado de “progresión” puede ser dependiente del tipo de cáncer, significando progresión en el cáncer de pulmón algo diferente de la progresión en el cáncer de próstata. Sin embargo, dentro de cada tipo y subtipo de cáncer, los expertos en la técnica entienden claramente “progresión”. Debido a que predecir la recidiva y predecir la progresión son labores de pronóstico, “predecir el pronóstico” a menudo se usará en el presente documento para referirse a una cualquiera o a ambas. En estos casos, un “mal pronóstico” se referirá generalmente a una probabilidad aumentada de recidiva, progresión o ambas.
“Respuesta” (por ejemplo, respuesta a un régimen de tratamiento particular) es un término bien conocido en la técnica y se usa en el presente documento según su significado conocido. Como un ejemplo, el significado de “respuesta” puede ser dependiente del tipo de cáncer, significando respuesta en el cáncer de pulmón algo diferente de respuesta en el cáncer de próstata. Sin embargo, dentro de cada tipo y subtipo de cáncer, los expertos en la técnica entienden claramente “respuesta”. Por ejemplo, algunos criterios objetivos de respuesta incluyen los criterios de evaluación de respuesta en tumores sólidos (RECIST), un conjunto de reglas publicadas (por ejemplo, cambios en el tamaño tumoral, etc.) que definen cuándo los pacientes con cáncer mejoran (“responden”), permanecen igual (“se estabilizan”) o empeoran (“progresión”) durante los tratamientos. Véase, por ejemplo, Eisenhauer et al., EUR. J. CANCER (2009) 45:228-247. “Respuesta” también puede incluir parámetros de supervivencia (por ejemplo, “supervivencia libre de enfermedad” (DFS), “supervivencia global” (OS), etc.). En algunos casos, los criterios RECIST pueden incluir: (a) respuesta completa (CR): desaparición de todas las metástasis; (b) respuesta parcial (PR): una disminución de al menos el 30% en la suma del diámetro más grande (LD) de las lesiones metastásicas, tomando como referencia el LD de la suma de nivel inicial; (c) enfermedad estable (SD): ni suficiente reducción del
volumen para calificar como PR ni suficiente aumento para calificar como PD tomando como referencia el LD de la suma más pequeño desde que se inició el tratamiento; (d) progresión (PD): un aumento de al menos el 20% en la suma del LD de las lesiones metastásicas diana tomando como referencia el LD de la suma más pequeño desde que se inició el tratamiento o apareció una o más lesiones nuevas.
Tal como se usa en el presente documento, un paciente tiene una “probabilidad aumentada” de alguna característica o algún desenlace clínico (por ejemplo, recidiva o progresión) si la probabilidad del paciente de tener la característica o el desenlace supera alguna probabilidad o algún valor de referencia. La probabilidad de referencia puede ser la probabilidad de la característica o del desenlace a lo largo de la población general de pacientes relevantes. Por ejemplo, si la probabilidad de recidiva en la población general con cáncer de próstata es del X% y se ha determinado mediante los métodos de la presente divulgación que un paciente particular tiene una probabilidad de recidiva del Y%, y si Y > X, entonces el paciente tiene una “probabilidad aumentada” de recidiva. Alternativamente, tal como se comentó anteriormente, puede determinarse un valor de umbral o de referencia y puede compararse la probabilidad de recidiva en un paciente particular con ese umbral o esa referencia.
En algunas realizaciones, el método correlaciona la puntuación específica del paciente (por ejemplo, puntuación de CCP, puntuación combinada de CCP con variables clínicas) con una probabilidad específica (por ejemplo, el 10%, el 15%, el 20%, el 25%, el 30%, el 35%, el 40%, el 45%, el 50%, el 55%, el 60%, el 65%, el 70%, el 75%, el 80%, el 85%, el 90%, el 95%, el 99%, el 100%) de recidiva, progresión o muerte específica de cáncer (cada una opcionalmente dentro de un marco temporal específico, por ejemplo, 5 años, 10 años) o respuesta a un tratamiento particular. En algunas realizaciones, la divulgación proporciona un método para determinar el pronóstico de un paciente con cáncer de próstata que comprende: (1) determinar, en una muestra de paciente, los niveles de expresión de una pluralidad de genes de prueba, en el que la pluralidad de genes de prueba comprende al menos 5 de los genes en uno cualquiera de los paneles A a G; (2) derivar un valor de prueba a partir de los niveles de expresión determinados en (1), en el que los al menos 5 genes en uno cualquiera de los paneles A a G contribuyen al menos el 25% al valor de prueba; (3) comparar el valor de prueba con un valor de referencia; y (4) asignar una probabilidad de recidiva, progresión, muerte específica de cáncer o respuesta a un tratamiento particular basándose al menos en parte en la comparación en (3).
En algunas realizaciones, la muestra de paciente es de una biopsia de próstata, el valor de prueba es el CT medio para los genes en el panel F normalizados frente a los genes en la tabla 3 y la probabilidad de muerte específica de cáncer de próstata en el plazo de 10 años del diagnóstico se calcula de la siguiente manera:
Tabla 4

En algunas realizaciones, la muestra de paciente es de una prostatectomía, el valor de prueba es el Ct medio para los genes en el panel F normalizados frente a los genes en la tabla A y la probabilidad de recidiva de cáncer de próstata en el plazo de 10 años de la cirugía se calcula de la siguiente manera:
Tabla 5

En algunas realizaciones, la muestra de paciente es de una prostatectomía, el valor de prueba es una puntuación combinada calculada tal como se muestra en los párrafos [0067] y [0068] anteriores y la probabilidad de recidiva de cáncer de próstata en el plazo de 10 años de la cirugía se calcula de la siguiente manera:
Tabla 6
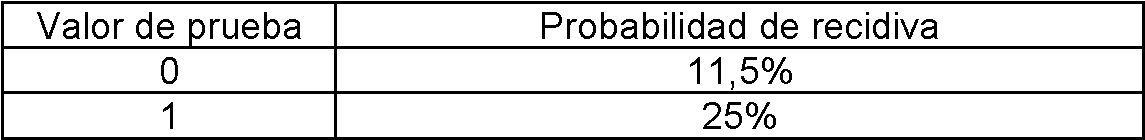

Tal como se muestra en el ejemplo 3, los CCG individuales pueden predecir el pronóstico bastante bien. Por tanto, la divulgación proporciona un método para predecir el pronóstico que comprende determinar la expresión de al menos un CCG enumerado en la tabla 1 o en los paneles A a G.
El ejemplo 3 también muestra que los paneles de CCG (por ejemplo, 2, 3, 4, 5 ó 6 CCG) pueden predecir con precisión el pronóstico. Por tanto, en algunos aspectos, la divulgación proporciona un método para clasificar un cáncer que comprende determinar el estado de un panel de genes (por ejemplo, una pluralidad de genes de prueba) que comprende una pluralidad de CCG. Por ejemplo, expresión aumentada en un panel de genes (o pluralidad de genes de prueba) puede referirse al nivel de expresión promedio de la totalidad de genes de panel o de prueba en un paciente particular que es mayor que el nivel de expresión promedio de estos genes en pacientes normales (o mayor que cierto valor indicador que se ha determinado que representa el nivel de expresión promedio normal). Alternativamente, expresión aumentada en un panel de genes puede referirse a expresión aumentada en al menos un determinado número (por ejemplo, 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30 o más) o al menos una determinada proporción (por ejemplo, el 10%, el 20%, el 30%, el 40%, el 50%, el 60%, el 70%, el 80%, el 90%, el 95%, el 99%, el 100%) de los genes en el panel en comparación con el nivel de expresión normal promedio.
En algunas realizaciones, el panel comprende al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50, 70, 80, 90, 100, 200 o más CCG. En algunas realizaciones, el panel comprende al menos 10, 15, 20 o más CCG. En algunas realizaciones, el panel comprende entre 5 y 100 CCG, entre 7 y 40 CCG, entre 5 y 25 CCG, entre 10 y 20 CCG o entre 10 y 15 CCG. En algunas realizaciones, los CCG comprenden al menos una determinada proporción del panel. Por tanto, en algunas realizaciones, el panel comprende al menos el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80%, el 85%, el 90%, el 95%, el 96%, el 97%, el 98% o el 99% de los CCG. En algunas realizaciones preferidas, el panel comprende al menos 10, 15, 20, 25, 30, 35, 40, 45, 50, 70, 80, 90, 100, 200 o más CCG, y tales CCG constituyen al menos el 50%, el 60%, el 70%, preferiblemente al menos el 75%, el 80%, el 85%, más preferiblemente al menos el 90%, el 95%, el 96%, el 97%, el 98% o el 99% o más del número total de genes en el panel. En algunas realizaciones, los CCG se eligen del grupo que consiste en los genes en la tabla 1 y en los paneles A a G. En algunas realizaciones, el panel comprende al menos 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 20, 25, 30 o más de los genes en cualquiera de la tabla 1 y los paneles A a G. En algunas realizaciones, la divulgación proporciona un método para predecir el pronóstico que comprende determinar el estado de los CCG en los paneles A a G, en el que el estado anómalo indica un mal pronóstico. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado anómalo (por ejemplo, expresión alta o aumentada) de los CCG en los paneles A a G con un mal pronóstico; (b) concluir que el paciente tiene un mal pronóstico basándose al menos en parte en el estado anómalo (por ejemplo, expresión alta o aumentada) de los CCG en los paneles A a G; o (c) comunicar que el paciente tiene un mal pronóstico basándose al menos en parte en el estado anómalo (por ejemplo, expresión alta o aumentada) de los CCG en los paneles A a G.
En algunas de estas realizaciones, una expresión elevada indica una probabilidad aumentada de recidiva o progresión. Por tanto, en una realización preferida, la divulgación proporciona un método para predecir el riesgo de recidiva o progresión de cáncer en un paciente que comprende determinar el estado de un panel de genes, en el que el panel comprende entre aproximadamente 10 y aproximadamente 15 CCG, los CCG constituyen al menos el 90% del panel, y un estado elevado para los CCG indica una probabilidad aumentada de recidiva o progresión. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes con un mal pronóstico; (b) concluir que el paciente tiene un mal pronóstico basándose al menos en parte en el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes; o (c) comunicar que el paciente tiene un mal pronóstico basándose al menos en parte en el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes.
Se han evaluado varios paneles de CCG (tabla 2 anteriormente y tablas 7 y 8 a continuación) para determinar su capacidad para predecir el pronóstico en varios cánceres diferentes. Los resultados de estos estudios se describen en los ejemplos 1 a 6 a continuación.
Tabla 7: “Panel C” evaluado en los ejemplos 1 a 4


* Estos genes se usaron como un panel de subconjuntos de 26 genes (“panel D”) en la rama de validación del experimento descrito en el ejemplo 2.
Tabla 8: “Panel E”

* Estos genes se usaron como un panel de subconjuntos de 31 genes (“panel F”) en el experimento descrito en el ejemplo 5.
Se ha determinado que la elección de los CCG individuales para un panel a menudo puede ser relativamente arbitraria. Dicho de otro modo, se ha hallado que la mayoría de los CCG son muy buenos sustitutos entre sí. Un modo para evaluar si los CCG particulares servirán bien en los métodos y las composiciones de la divulgación es evaluando su correlación con la expresión media de los CCG (por ejemplo, todos los CCG conocidos, un conjunto específico de CCG, etc.). Se espera que esos CCG que se correlacionan particularmente bien con la media funcionen bien en los ensayos de la divulgación, por ejemplo, porque estos reducirán el ruido en el ensayo. Se proporciona una clasificación CCG seleccionados según su correlación con la expresión media de CCG en las tablas 9-11.
En las firmas de CCG, los CCG particulares sometidos a ensayo a menudo no es tan importante como el número total de CCG. El número de CCG sometidos a ensayo puede variar en función de muchos factores, por ejemplo,
restricciones técnicas, consideraciones de costes, la clasificación que está realizándose, el cáncer que está sometiéndose a prueba, el nivel deseado de potencia predictiva, etc. Aumentar el número de CCG sometidos a ensayo en un panel según la divulgación es, como cuestión general, ventajoso porque, por ejemplo, un mayor grupo de ARNm que van a someterse a ensayo significa menos “ruido” provocado por valores atípicos y menor oportunidad de que un error de ensayo altere la potencia predictiva global de la prueba. Sin embargo, el coste y otras consideraciones limitarán generalmente este número y es deseable hallar el número óptimo de CCG para una firma.
Se ha descubierto que la potencia predictiva de una firma de CCG a menudo deja de aumentar significativamente más allá un determinado número de CCG (véase la figura 1; ejemplo 1). Más específicamente, el número óptimo de CCG en una firma (no ) puede hallarse siempre que sea cierto lo siguiente
(Pn+1 - Pn) < Co,
donde P es la potencia predictiva (es decir, Pn es la potencia predictiva de una firma con n genes y Pn+1 es la potencia predictiva de una firma con n genes más uno) y Co es cierta constante de optimización. La potencia predictiva puede definirse de muchos modos conocidos por los expertos en la técnica, incluyendo, pero sin limitarse a, el valor de p de la firma. Co puede elegirla el experto basándose en sus restricciones específicas. Por ejemplo, si el coste no es un factor crítico y se desean niveles extremadamente altos de sensibilidad y especificidad, puede establecerse una Co muy baja de tal manera que sólo se menosprecian aumentos triviales en la potencia predictiva. Por otro lado, si el coste es decisivo y son aceptables niveles moderados de sensibilidad y especificidad, puede establecerse una Co más alta de tal manera que sólo aumentos significativos en la potencia predictiva justifican el aumento del número de genes en la firma.
Alternativamente, puede representarse gráficamente un gráfico de potencia predictiva en función del número de genes (como en la figura 1) y tomarse la segunda derivada de esta representación gráfica. El punto en el que la segunda derivada disminuye hasta cierto valor predeterminado (Co') puede ser el número óptimo de genes en la firma.
Los ejemplos 1 y 3 y las figuras 1 y 17 ilustran la determinación empírica de los números óptimos de CCG en paneles de CCG de la divulgación. Se sometieron a prueba subconjuntos seleccionados aleatoriamente de los 31 CCG enumerados en la tabla 7 como firmas de CCG distintas y se determinó la potencia predictiva (es decir, el valor de p) para cada una. Tal como muestra la figura 1, los valores de p dejaron de mejorar significativamente entre aproximadamente 10 y aproximadamente 15 CCG, lo que indica que un número óptimo de CCG en un panel de pronóstico es de desde aproximadamente 10 hasta aproximadamente 15. Por tanto, algunas realizaciones de la divulgación proporcionan un método para predecir el pronóstico en un paciente que padece cáncer de próstata que comprende determinar el estado de un panel de genes, en el que el panel comprende entre aproximadamente 10 y aproximadamente 15 CCG y un estado elevado para los CCG indica un mal pronóstico. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes con un mal pronóstico; (b) concluir que el paciente tiene un mal pronóstico basándose al menos en parte en el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes; o (c) comunicar que el paciente tiene un mal pronóstico basándose al menos en parte en el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes. En algunas realizaciones, el panel comprende entre aproximadamente 10 y aproximadamente 15 CCG y los CCG constituyen al menos el 90% del panel. En otras realizaciones, el panel comprende CCG más uno o más marcadores adicionales que aumentan significativamente la potencia predictiva del panel (es decir, hacen que la potencia predictiva sea significativamente mejor que si el panel consistiera sólo en los CCG). Puede usarse cualquier otra combinación de CCG (incluyendo cualquiera de los enumerados en la tabla 1 o en los paneles A a G) para poner en práctica la divulgación.
Se ha descubierto que los CCG son particularmente predictivos en determinados cánceres. Por ejemplo, se ha determinado que los paneles de CCG son precisos para predecir la recidiva en el cáncer de próstata (Ejemplos 1 a 5). Además, los CCG pueden determinar el pronóstico en cánceres de vejiga, cerebro, mama y pulmón, tal como se resume en el ejemplo 6 a continuación.
Por tanto, la divulgación proporciona un método que comprende determinar el estado de un panel de genes que comprende al menos dos CCG, en el que un estado anómalo indica un mal pronóstico. En algunas realizaciones, el panel comprende al menos 2 genes elegidos del grupo de genes en al menos uno de los paneles A a G. En algunas realizaciones, el panel comprende al menos 10 genes elegidos del grupo de genes en al menos uno de los paneles A a G. En algunas realizaciones, el panel comprende al menos 15 genes elegidos del grupo de genes en al menos uno de los paneles A a G. En algunas realizaciones, el panel comprende la totalidad de los genes en al menos uno de los paneles A a G. La divulgación también proporciona un método para determinar el pronóstico de cáncer de vejiga, que comprende determinar el estado de un panel de genes que comprende al menos dos CCG (por ejemplo, al menos dos de los genes en cualquiera de los paneles B, C y F), en el que un estado anómalo indica un mal pronóstico. La divulgación también proporciona un método para determinar el pronóstico de cáncer de cerebro, que comprende determinar el estado de un panel de genes que comprende al menos dos CCG (por ejemplo, al menos dos de los genes en cualquiera de los paneles B, C y F), en el que un estado anómalo indica un mal pronóstico. La
divulgación proporciona además un método para determinar el pronóstico de cáncer de mama, que comprende determinar el estado de un panel de genes que comprende al menos dos CCG (por ejemplo, al menos dos de los genes en cualquiera de los paneles B, C y F), en el que un estado anómalo indica un mal pronóstico. La divulgación también proporciona un método para determinar el pronóstico de cáncer de pulmón, que comprende determinar el estado de un panel de genes que comprende al menos dos CCG (por ejemplo, al menos dos de los genes en cualquiera de los paneles B, C y F), en el que un estado anómalo indica un mal pronóstico. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado anómalo (por ejemplo, expresión alta o aumentada) del panel de genes con un mal pronóstico; (b) concluir que el paciente tiene un mal pronóstico basándose al menos en parte en el estado anómalo (por ejemplo, expresión alta o aumentada) del panel de genes; o (c) comunicar que el paciente tiene un mal pronóstico basándose al menos en parte en la alta expresión (o expresión aumentada o sobreexpresión) del panel de genes.
En algunas realizaciones, el panel comprende al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG. En algunas realizaciones, el panel comprende entre 5 y 100 CCG, entre 7 y 40 CCG, entre 5 y 25 CCG, entre 10 y 20 CCG o entre 10 y 15 CCG. En algunas realizaciones, los CCG comprenden al menos una determinada proporción del panel. Por tanto, en algunas realizaciones, el panel comprende al menos el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80%, el 85%, el 90%, el 95%, el 96%, el 97%, el 98% o el 99% de los CCG. En algunas realizaciones, los CCG se eligen del grupo que consiste en los genes enumerados en las tablas 1, 2, 7-11, 13-14 y/o Y y los paneles A a I. En algunas realizaciones, el panel comprende al menos 2, 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más genes elegidos del grupo de genes en cualesquiera de las tablas 1, 2, 7-11, 13-14 y/o Y o de los paneles A a I. En algunas realizaciones, el panel comprende la totalidad de los genes en cualesquiera de las tablas 1,2, 7-11, 13-14 y/o Y o de los paneles A a I.
Tal como se mencionó anteriormente, se han analizado muchos de los CCG de la divulgación para determinar su correlación con la media de CCG y también para determinar su valor predictivo relativo dentro de un panel (véanse las tablas 9-11 y 13-14). Las siguientes tablas clasifican los CCG según estos criterios.
Las tablas 9-11 a continuación proporcionan clasificaciones de CCG seleccionados según su correlación con la expresión media de CCG. La tabla 9 proporciona una clasificación de genes de control seleccionados según su correlación con la expresión media de control.
Tabla 9


Tabla 10

Tabla 11: 56 CCG clasificados por correlación con la media en el ejemplo 5 (“panel G”)

Tabla 12: 15 genes de mantenimiento (HK) clasificados por correlación con la media en el ejemplo 5


La tabla 13 a continuación proporciona una clasificación de los CCG en el panel F según su valor predictivo relativo en el ejemplo 5.
Tabla 13

La tabla 14 a continuación proporciona una clasificación de los CCG en el panel C según su valor predictivo relativo en el ejemplo 3.
Tabla 14
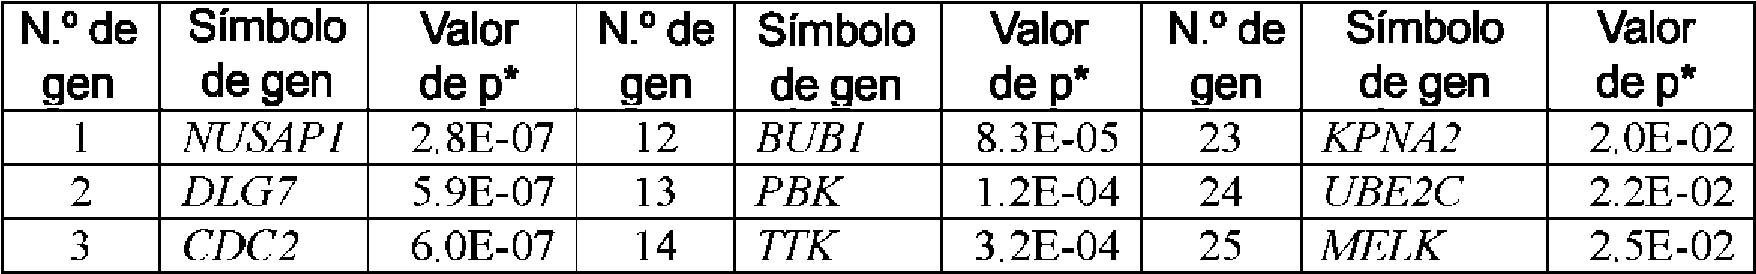

* Valor de p para la prueba de razón de probabilidades del modelo de RP de Cox completo (puntuación de nomograma posterior a RP expresión de ciclo celular nomograma:ciclo celular) frente a reducido (puntuación de nomograma posterior a RP sola) del tiempo hasta la recidiva.
Por tanto, en algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG
(por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende los primeros 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 20, 25, 30, 35, 40 o más CCG enumerados en las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende al menos 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15 ó 20 de los siguientes genes: ASPM, BIRC5, BUB1B, CCNB2, CDC2, CDC20, CDCA8, CDKN3, CENPF, DLGAP5, FOXM1, KIAA0101, KIF11, KIF2C, KIF4A, MCM10, NUSAP1, PRC1, RACGAP1 y TPX2. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45,
50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9 ó 1 a 10 de cualesquiera de las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho o nueve o la totalidad de los números de genes 2 y 3, 2 a 4, 2 a 5, 2 a 6, 2 a 7, 2 a 8, 2 a 9 ó 2 a 10 de cualesquiera de las tablas
9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de
CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de
CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete u ocho o la totalidad de los números de genes
3 y 4, 3 a 5, 3 a 6, 3 a 7, 3 a 8, 3 a 9 ó 3 a 10 de cualesquiera de las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8,
9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, o siete o la totalidad de los números de genes 4 y 5, 4 a 6, 4 a 7, 4 a 8, 4 a 9 ó 4 a 10 de cualesquiera de las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende menos de cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve, 10,
11, 12, 13, 14 ó 15 o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9, 1 a 10,
1 a 11, 1 a 12, 1 a 13, 1 a 14 ó 1 a 15 de cualesquiera de las tablas 9-11 y 13-14.
Además, se ha descubierto que el estado de CCG se añade sinérgicamente a parámetros clínicos en el pronóstico de cáncer. En el caso de cáncer de próstata, por ejemplo, se ha descubierto que un alto nivel de expresión de genes de uno cualquiera de los genes en los paneles C a F está asociado con un riesgo aumentado de recidiva o progresión de cáncer de próstata en pacientes cuya puntuación de nomograma clínico indica un riesgo relativamente bajo de recidiva o progresión. Debido a que evaluar los niveles de expresión de CCG puede detectar, por tanto, un riesgo aumentado no detectado usando los parámetros clínicos solos, la divulgación proporciona generalmente métodos que combinan evaluar al menos un parámetro clínico con evaluar el estado de al menos un CCG.
Tal como muestra el ejemplo 3, incluso los CCG individuales se añaden a parámetros clínicos para predecir la recidiva de cáncer. Por tanto, un aspecto de la divulgación proporciona un método de diagnóstico in vitro que comprende determinar al menos un parámetro clínico para un paciente con cáncer y determinar el estado de al menos un CCG en una muestra obtenida del paciente. Sin embargo, evaluar el estado de múltiples CCG mejora la potencia predictiva incluso más (también mostrado en el ejemplo 1). Por tanto, en algunas realizaciones, se determina el estado de una pluralidad de CCG (por ejemplo, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 40, 50 o más).
En algunas realizaciones, el estado anómalo indica una probabilidad aumentada de recidiva o progresión. En algunas realizaciones, el paciente padece cáncer de próstata. En algunas realizaciones, el paciente padece cáncer de pulmón. A menudo, el parámetro clínico es al menos algo independientemente predictivo de recidiva o progresión y la adición del estado de CCG mejora la potencia predictiva. Tal como se usa en el presente documento, “parámetro clínico” y “medida clínica” se refieren a características de enfermedad o de paciente que normalmente se aplican para evaluar la evolución de la enfermedad y/o predecir el desenlace. Los ejemplos en cáncer generalmente incluyen estadio tumoral, grado tumoral, estado ganglionar, histología, estado de rendimiento, tipo de cirugía, márgenes quirúrgicos, tipo de tratamiento y edad de aparición. En el cáncer de próstata, los médicos a menudo usan
los niveles de PSA en sangre antes de la cirugía, el estadio (definido por el tamaño del tumor y la evidencia de metástasis) y la puntuación de Gleason (similar al concepto de grado). Después de la intervención quirúrgica, los parámetros clínicos importantes en el cáncer de próstata incluyen el margen y el estado ganglionar. En el cáncer de mama, los médicos a menudo usan el tamaño de lesión indicadora en cm, la invasión, el número de ganglios afectados y el grado.
A menudo, determinados parámetros clínicos se correlacionan con un carácter de enfermedad particular. Por ejemplo, en el cáncer generalmente así como en cánceres específicos, determinados parámetros clínicos se correlacionan con, por ejemplo, la probabilidad de recidiva o metástasis, el pronóstico de la supervivencia durante un determinado periodo de tiempo, la probabilidad de respuesta al tratamiento generalmente o a un tratamiento específico, etc. En el cáncer de próstata, algunos parámetros clínicos son de tal manera que su estado (presencia, ausencia, nivel, etc.) está asociado con la probabilidad aumentada de recidiva. Los ejemplos de tales parámetros asociados a la recidiva (algunos de los cuales, pero no todos, son específicos del cáncer de próstata) incluyen altos niveles de PSA (por ejemplo, mayores de 4 ng/ml), alta puntuación de Gleason, tamaño tumoral grande, evidencia de metástasis, estadio tumoral avanzado, grado nuclear, afectación ganglionar, edad temprana de aparición. Otros tipos de cáncer pueden tener parámetros diferentes correlacionados con la probabilidad de recidiva o progresión, y el estado de CCG, como medida de actividad proliferativa, se añade a estos parámetros para predecir el pronóstico en estos cánceres. Tal como se usa en el presente documento, “parámetro clínico asociado a recidiva” tiene su significado convencional para cada cáncer específico, con lo que los expertos en la técnica están bastante familiarizados. De hecho, los expertos en la técnica están familiarizados con diversos parámetros clínicos asociados a la recidiva más allá de los enumerados en el presente documento.
A menudo, un médico evaluará más de un parámetro clínico en un paciente y realizará una evaluación más completa para los caracteres de enfermedad de interés. El ejemplo 5 muestra cómo puede añadirse el estado de CCG a una agrupación particular de parámetros clínicos usados para determinar el riesgo de recidiva en el cáncer de próstata. Los parámetros clínicos en el ejemplo 5 incluyen variables binarias para la enfermedad confinada en órgano y la puntuación de Gleason menor de o igual a 6, y una variable continua para el PSA logarítmico (tabla 1). Este modelo incluye todos los parámetros clínicos incorporados en el nomograma posterior a RP (es decir, nomograma de Kattan-Stephenson) excepto para el año de RP y los dos componentes de la puntuación de Gleason. Por tanto, en algunas realizaciones, se evalúan al menos dos parámetros clínicos (por ejemplo, dos de los parámetros anteriormente enumerados) junto con el nivel de expresión de al menos un CCG.
Un modo en el que los médicos utilizan parámetros clínicos individuales, pero más a menudo múltiples, es con la ayuda de nomogramas. En el ámbito clínico, los nomogramas son representaciones (a menudo visuales) de una correlación entre uno o más parámetros y uno o más caracteres de paciente o de enfermedad. Un ejemplo de un nomograma clínico prevalente usado para determinar la probabilidad de recidiva en un paciente con cáncer de próstata se describe en Kattan et al., J. CLIN. ONCOL. (1999) 17:1499-1507, y se actualiza en Stephenson et al., J. CLIN. ONCOL. (2005) 23:7005-7012 (“nomograma de Kattan-Stephenson”). Este nomograma evalúa un paciente asignando un valor de punto a cada uno de varios parámetros clínicos (año de RP, márgenes quirúrgicos, extensión extracapsular, invasión de vesículas seminales, afectación ganglionar, puntuación primaria de Gleason, puntuación secundaria de Gleason y nivel de PSA preoperatorio), sumando los puntos para un paciente en una puntuación de nomograma, y luego prediciendo la probabilidad del paciente de estar libre de recidiva a intervalos de tiempo variables (hasta 10 años) basándose en esta puntuación de nomograma. Un ejemplo de un nomograma clínico prevalente usado para determinar el pronóstico de la supervivencia en un paciente con cáncer de mama es el índice de pronóstico de Nottingham (NPI). Véase, por ejemplo, Galea et al., b ReAST CANCER RES. & TREAT. (1992) 22:207-19.
Se ha descubierto que determinar el estado de un CCG en una muestra obtenida de un paciente con cáncer de próstata, junto con la puntuación de nomograma de Kattan-Stephenson del paciente, es un mejor predictor de la supervivencia libre de recidiva a los 10 años que la puntuación de nomograma sola. Véanse, por ejemplo, los ejemplos 2 y 5 a continuación. Específicamente, añadir el estado de CCG al nomograma de Kattan-Stephenson detecta pacientes con riesgo de recidiva significativamente aumentado que el nomograma por sí solo no detecta. La tabla 7 anterior proporciona un panel a modo de ejemplo de 31 CCG (panel C) y un panel de subconjuntos de 26 CCG (panel D, mostrado con *) determinados en el ejemplo 2 para mostrar la sinergia predictiva con el nomograma de Kattan-Stephenson en el pronóstico de cáncer de próstata. También se ha descubierto que determinar el estado de un CCG en una muestra obtenida de un paciente con cáncer de mama, junto con la puntuación de NPI del paciente, es un mejor predictor de pronóstico que la puntuación de NPI sola. Véase, por ejemplo, el ejemplo 6 a continuación. Específicamente, añadir el estado de CCG al nomograma de NPI detecta pacientes con riesgo de recidiva significativamente aumentado que el nomograma por sí solo no detecta. Se determinó en el ejemplo 2 que los paneles B, C y D muestran una sinergia predictiva con el nomograma de NPI en el pronóstico de cáncer de mama.
Por tanto, otro aspecto de la divulgación proporciona un método in vitro que comprende determinar una puntuación de nomograma clínico (por ejemplo, puntuación de nomograma de Kattan-Stephenson o de NPI) para un paciente con cáncer y determinar el estado de al menos un CCG en una muestra obtenida del paciente. El ejemplo 3 ilustra la determinación empírica de la potencia predictiva de CCG individuales y de varios paneles de CCG de tamaño
variable a lo largo del nomograma de Kattan-Stephenson. Se sometieron a prueba subconjuntos seleccionados aleatoriamente de los 31 CCG enumerados en la tabla 7 como firmas de CCG distintas y se determinó la potencia predictiva (es decir, el valor de p) para cada una. Tal como muestra la figura 1, las firmas de CCG de 2, 3, 4, 5, 6, 10, 15, 20, 25 y 26 genes añaden, cada una, potencia predictiva al nomograma. Por tanto, la divulgación proporciona un método para determinar si un paciente con cáncer de próstata tiene una probabilidad aumentada de recidiva que comprende determinar el estado de un panel de genes que comprende al menos 2, 3, 4, 5, 6, 10, 15, 20, 25, 26, 27, 28, 29, 30, 31, 32, 33, 34, 35, 40, 45, 50, 60, 70, 80, 90 ó 100 o más CCG, en el que un estado elevado (por ejemplo, expresión aumentada) para los CCG indica una probabilidad aumentada de recidiva. En algunas realizaciones, el método comprende además determinar una puntuación de nomograma clínico del paciente. La divulgación proporciona además un método para determinar si un paciente con cáncer de mama tiene una probabilidad aumentada de recidiva que comprende determinar el estado de un panel de genes que comprende al menos 2, 3, 4, 5, 6, 10, 15, 20, 25, 26, 27, 28, 29, 30, 31, 32, 33, 34, 35, 40, 45, 50, 60, 70, 80, 90 ó 100 o más CCG, en el que un estado elevado (por ejemplo, expresión aumentada) para los CCG indica una probabilidad aumentada de recidiva. En algunas realizaciones, el método comprende además determinar una puntuación de nomograma clínico del paciente. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes con una probabilidad aumentada de recidiva; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes; o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado elevado (por ejemplo, expresión alta o aumentada) del panel de genes.
A menudo, los nomogramas clínicos para el cáncer se diseñan de tal manera que un valor particular (por ejemplo, alta puntuación) se correlaciona con un riesgo aumentado de recidiva. El estado de CCG elevado (por ejemplo, expresión o actividad aumentada) también se correlaciona con un riesgo aumentado. Por tanto, en algunas realizaciones, la divulgación proporciona un método para determinar si un paciente con cáncer tiene una probabilidad aumentada de recidiva o progresión que comprende determinar una puntuación de nomograma clínico para el paciente y determinar el estado de al menos un CCG en una muestra obtenida del paciente, en el que una alta puntuación de nomograma y/o un estado de CCG elevado indican que el paciente tiene una probabilidad aumentada de recidiva o progresión. En algunas realizaciones, el cáncer es cáncer de próstata. En algunas realizaciones, el cáncer es cáncer de pulmón. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar una alta puntuación de nomograma y/o un estado de CCG elevado (por ejemplo, expresión alta o aumentada) con una probabilidad aumentada de recidiva o progresión; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva o progresión basándose al menos en parte en una alta puntuación de nomograma y/o un estado de CCG elevado (por ejemplo, expresión alta o aumentada); o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva o progresión basándose al menos en parte en una alta puntuación de nomograma y/o un estado de CCG elevado (por ejemplo, expresión alta o aumentada).
En algunas realizaciones, esta evaluación se realiza antes de la prostatectomía radical (por ejemplo, usando una muestra de biopsia de próstata), mientras que en algunas realizaciones se realiza después (por ejemplo, usando la muestra de próstata resecada). En algunas realizaciones, una muestra de una o más células se obtiene de un paciente con cáncer de próstata antes o después del tratamiento para su análisis según la presente divulgación. El tratamiento de cáncer de próstata aplicado actualmente en la técnica incluye, por ejemplo, prostatectomía, radioterapia, terapia hormonal (por ejemplo, usando antagonistas de GnRH, agonistas de GnRH, antiandrógenos), quimioterapia y ultrasonidos enfocados de alta intensidad. En algunas realizaciones, una o más células tumorales de próstata de tejido de cáncer de próstata se obtienen de un paciente con cáncer de próstata durante la biopsia o prostatectomía y se usan para su análisis en el método de la presente divulgación.
La presente divulgación también se basa en el descubrimiento de que el estado de PTEN predice cáncer de próstata agresivo. El estado de PTEN se añade tanto a los parámetros clínicos (por ejemplo, nomograma de Kattan-Stephenson) como a los CCG (por ejemplo, los genes en la tabla 1 o en los paneles A a G). Tal como se describe con más detalle en el ejemplo 4 a continuación, se determinó el estado de PTEN en 191 muestras de pacientes con cáncer de próstata con datos de antecedentes clínicos y datos de firma de CCG complementarios. Se halló que un estado de PTEN negativo era un predictor significativo del riesgo de recidiva (valor de p de 0,031). PTEN siguió siendo un predictor significativo de recidiva después de ajustar para parámetros clínicos posteriores a la cirugía y la firma de CCG mostrada en la tabla 7 (valor de p de 0,026). Además, y de manera importante, la combinación de PTEN y la firma de CCG parece ser un mejor predictor de recidiva que los parámetros clínicos posteriores a la cirugía (valor de p de 0,0002).
Debido a que PTEN es un predictor independiente de recidiva de cáncer de próstata, un aspecto de la divulgación proporciona un método para predecir la probabilidad de recidiva de cáncer de próstata en un paciente que comprende determinar el estado de PTEN en una muestra del paciente, en el que un estado de PTEN bajo o negativo indica que el paciente tiene una probabilidad aumentada de recidiva. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) con una probabilidad aumentada de recidiva; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa); o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva
basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa). El estado de PTEN puede determinarse mediante cualquier técnica conocida en la técnica, incluyendo, pero sin limitarse a, aquellas comentadas en el presente documento.
Debido a que PTEN se añade al estado de CCG para predecir la recidiva de cáncer de próstata, otro aspecto de la divulgación proporciona un método in vitro que comprende determinar el estado de PTEN y determinar el estado de una pluralidad de CCG en una muestra obtenida de un paciente. Pueden usarse diferentes combinaciones de técnicas para determinar el estado de los diversos marcadores. Por ejemplo, en una realización, el estado de PTEN se determina mediante inmunohistoquímica (IHC) mientras que el estado de la pluralidad de CCG se determina mediante reacción en cadena de la polimerasa cuantitativa (qPCR™), por ejemplo, TaqMan™. Algunas realizaciones de la divulgación proporcionan un método para determinar la probabilidad de recidiva en un paciente con cáncer de próstata que comprende determinar el estado de PTEN en una muestra obtenida del paciente, determinar el estado de una pluralidad de CCG en una muestra obtenida del paciente, en el que el estado de PTEN bajo o negativo y/o el estado de CCG elevado indican que el paciente tiene una probabilidad aumentada de recidiva. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada) con una probabilidad aumentada de recidiva; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada); o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada).
Debido a que el estado de PTEN añade valor predictivo a parámetros clínicos para predecir la recidiva de cáncer de próstata, aún otro aspecto de la divulgación proporciona un método in vitro que comprende determinar el estado de PTEN y determinar al menos un parámetro clínico para un paciente con cáncer. A menudo, el parámetro clínico es al menos algo independientemente predictivo de recidiva y la adición del estado de PTEN mejora la potencia predictiva. En algunas realizaciones, la divulgación proporciona un método para determinar si un paciente con cáncer tiene una probabilidad aumentada de recidiva que comprende determinar el estado de PTEN en una muestra obtenida del paciente y determinar una puntuación de nomograma clínico para el paciente, en el que un estado de PTEN bajo o negativo y/o una puntuación de nomograma desfavorable (por ejemplo, alta) indican que el paciente tiene una probabilidad aumentada de recidiva. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) y/o la puntuación de nomograma desfavorable (por ejemplo, alta) con una probabilidad aumentada de recidiva; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) y/o la puntuación de nomograma desfavorable (por ejemplo, alta); o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa) y/o la puntuación de nomograma desfavorable (por ejemplo, alta).
Debido a que los tres marcadores anteriores son aditivos, algunas realizaciones de la divulgación proporcionan un método para determinar si un paciente con cáncer tiene una probabilidad aumentada de recidiva que comprende determinar el estado de PTEN en una muestra obtenida del paciente, determinar una puntuación de nomograma clínico para el paciente y determinar el estado de al menos un CCG en una muestra obtenida del paciente, en el que un estado de PTEN bajo o negativo, una puntuación de nomograma desfavorable (por ejemplo, alta) y/o un estado de CCG elevado indican que el paciente tiene una probabilidad aumentada de recidiva. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa), la puntuación de nomograma desfavorable (por ejemplo, alta) y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada) con una probabilidad aumentada de recidiva; (b) concluir que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa), la puntuación de nomograma desfavorable (por ejemplo, alta) y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada); o (c) comunicar que el paciente tiene una probabilidad aumentada de recidiva basándose al menos en parte en el estado de PTEN bajo o negativo (por ejemplo, expresión baja o negativa), la puntuación de nomograma desfavorable (por ejemplo, alta) y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada).
La presente divulgación también se basa en el descubrimiento de que el estado de ARN de peptidasa relacionada con calicreína 3 (KLK3) predice cáncer de próstata agresivo. KLK3 (ID de gen de Entrez n.° 354) es el gen que codifica para la proteína PSA. El estado de KLK3 se añade tanto a parámetros clínicos (por ejemplo, nomograma de Kattan-Stephenson) como a los CCG (por ejemplo, los genes en la tabla 1 o en los paneles A a G). Tal como se describe con más detalle en los ejemplos 7 y 9 a continuación, se midió la expresión de ARN de KLK3 en muestras de pacientes con cáncer de próstata con datos de antecedentes clínicos y datos de firma de CCG complementarios. Cabe destacar que la expresión de ARN de KLK3 en FFPE no se correlacionó bien con los niveles de proteína PSA en suero. Se halló que la expresión de KLK3 disminuida era un predictor significativo del riesgo de recidiva (valor de p < 0,0005). KLK3 fue un predictor significativo de recidiva independiente de los parámetros clínicos posteriores a la cirugía (por ejemplo, puntuación de Gleason, PSA) y la firma de CCG mostrada en el panel F (valor de p de 2 x 10⁻⁶).
Se analizaron otros genes específicamente para determinar su capacidad para añadir potencia de pronóstico más allá de la puntuación de CCP y las variables clínicas. Estos genes se encuentran en las tablas R, S e Y a continuación y forman los paneles H e I de la divulgación. Cada uno de estos genes puede usarse independientemente para diagnosticar el pronóstico de recidiva de cáncer o muerte específica de cáncer en un paciente según los métodos, sistemas, kits, etc., de la divulgación comentados en el presente documento. O uno o más de estos genes pueden añadirse a un panel de la divulgación que comprende genes de CCP para formar un panel más grande con potencia predictiva mejorada.
Debido a que KLK3 y los genes del panel H o I son predictores independientes de recidiva de cáncer y muerte específica de cáncer, un aspecto de la divulgación proporciona un método para predecir el pronóstico de un paciente (por ejemplo, probabilidad de recidiva de cáncer de próstata o muerte específica de cáncer) que comprende determinar el estado de KLK3 y/o el estado de uno o más genes en el panel H o I en una muestra del paciente, en el que un estado anómalo (por ejemplo, expresión disminuida, expresión aumentada) indica que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer). En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado anómalo (por ejemplo, expresión de ARNm disminuida) con un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer); (b) concluir que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado anómalo (por ejemplo, expresión de ARNm disminuida); o (c) comunicar que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado anómalo (por ejemplo, expresión de ARNm disminuida). El estado de KLK3 o el estado de uno o más genes en el panel H o I puede determinarse aplicando y adaptando técnicas conocidas en la técnica, incluyendo, pero sin limitarse a, aquellas comentadas en el presente documento. En algunas realizaciones, la expresión de ARN se mide, por ejemplo, midiendo directamente los niveles de ARN o midiendo los niveles de ADNc derivado de ARN.
Debido a que KLK3 y cada uno de los genes en el panel H o I se añade al estado de CCG para predecir la recidiva de cáncer y la muerte específica de cáncer, otro aspecto de la divulgación proporciona un método in vitro que comprende determinar el estado de KLK3 y/o el estado de uno o más genes en el panel H o I y determinar el estado de una pluralidad de CCG en una muestra obtenida de un paciente. Algunas realizaciones de la divulgación proporcionan un método para determinar el pronóstico de un paciente con cáncer de próstata que comprende determinar la expresión de KLK3 y/o la expresión de uno o más genes en el panel H o I en una muestra obtenida del paciente, determinar la expresión de una pluralidad de CCG en una muestra obtenida del paciente, en el que el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I (por ejemplo, expresión de ARNm aumentada) y/o el estado de CCG elevado indican que el paciente tiene un mal pronóstico. En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada) con un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer); (b) concluir que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada); o (c) comunicar que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I y/o el estado de CCG elevado (por ejemplo, expresión alta o aumentada).
Debido a que el estado de KLK3 y cada uno de los genes en el panel H o I añade valor predictivo a parámetros clínicos para predecir la recidiva de cáncer de próstata, aún otro aspecto de la divulgación proporciona un método in vitro que comprende determinar el estado de KLK3 y/o el estado de uno o más genes en el panel H o I y determinar al menos un parámetro clínico para un paciente con cáncer. A menudo, el parámetro clínico es al menos algo independientemente predictivo de recidiva y la adición del estado de KLK3 y/o el estado de uno o más genes en el panel H o I mejora la potencia predictiva. En algunas realizaciones, la divulgación proporciona un método para predecir el pronóstico de un paciente (por ejemplo, probabilidad de recidiva de cáncer de próstata o muerte específica de cáncer) que comprende determinar la expresión de KLK3 en una muestra obtenida del paciente y/o el estado de uno o más genes en el panel H o I y determinar una puntuación clínica para el paciente, en el que un estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o un estado anómalo de uno o más genes en el panel H o I y/o una puntuación clínica desfavorable (por ejemplo, alta) indican que el paciente tiene un mal pronóstico (por ejemplo, probabilidad aumentada de recidiva de cáncer de próstata o muerte específica de cáncer). En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I y/o la puntuación clínica desfavorable (por ejemplo, alta) con un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer); (b) concluir que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I y/o la puntuación clínica desfavorable (por ejemplo, alta); o (c) comunicar que el paciente tiene un mal
pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida) y/o el estado anómalo de uno o más genes en el panel H o I y/o la puntuación clínica desfavorable (por ejemplo, alta).
Debido a que los cuatro marcadores anteriores son aditivos, algunas realizaciones de la divulgación proporcionan un método para predecir el pronóstico de un paciente (por ejemplo, probabilidad de recidiva de cáncer de próstata o muerte específica de cáncer) que comprende determinar el estado de PTEN en una muestra obtenida del paciente, determinar la expresión de KLK3 en una muestra obtenida del paciente, determinar una puntuación de nomograma clínico para el paciente y determinar el estado de una pluralidad de CCG (por ejemplo, panel F) en una muestra obtenida del paciente, en el que cualquiera de (1) un estado de PTEN bajo o negativo, (2) un estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida), (3) una puntuación de nomograma desfavorable (por ejemplo, alta) y/o (4) un estado de CCG elevado indican que el paciente tiene un mal pronóstico (por ejemplo, probabilidad aumentada de recidiva de cáncer de próstata o muerte específica de cáncer). En algunas realizaciones, el método comprende al menos una de las siguientes etapas: (a) correlacionar el estado de PTEN bajo o negativo, el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida), la puntuación de nomograma desfavorable (por ejemplo, alta) y/o el estado de CCG elevado con un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer); (b) concluir que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado de PTEN bajo o negativo, el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida), la puntuación de nomograma desfavorable (por ejemplo, alta) y/o el estado de CCG elevado; o (c) comunicar que el paciente tiene un mal pronóstico (por ejemplo, alta probabilidad de recidiva o muerte específica de cáncer) basándose al menos en parte en el estado de PTEN bajo o negativo, el estado de KLK3 anómalo (por ejemplo, expresión de ARNm disminuida), la puntuación de nomograma desfavorable (por ejemplo, alta) y/o el estado de CCG elevado. Determinar el estado de uno o más genes en el panel H o I también puede añadirse a cualquiera de estos análisis, indicando un estado anómalo (por ejemplo, alta expresión) un mal pronóstico.
Los genes en las tablas R, S e Y se clasifican según su valor de p (por ejemplo, después de ajustar para la puntuación de CCP). Por tanto, los diversos aspectos de la divulgación que implican estos genes (por ejemplo, los diversos párrafos anteriores) pueden incorporar estos genes según esta clasificación. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de genes de cualesquiera de las tablas R, S o Y (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35 o más) y esta pluralidad de genes comprende los primeros 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 20, 25, 30, 35 o más genes enumerados en la tabla Y. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de genes de cualesquiera de las tablas R, S o Y (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35 o más) y esta pluralidad de genes comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9 ó 1 a 10 de cualesquiera de las tablas R, S o Y. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de genes de cualesquiera de las tablas R, S o Y (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35 o más) y esta pluralidad de genes comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho o nueve o la totalidad de los números de genes 2 y 3, 2 a 4, 2 a 5, 2 a 6, 2 a 7, 2 a 8, 2 a 9 ó 2 a 10 de cualesquiera de las tablas R, S o Y. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de genes de cualesquiera de las tablas R, S o Y (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35 o más) y esta pluralidad de genes comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete u ocho o la totalidad de los números de genes 3 y 4, 3 a 5, 3 a 6, 3 a 7, 3 a 8, 3 a 9 ó 3 a 10 de cualesquiera de las tablas R, S o Y. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de genes de cualesquiera de las tablas R, S o Y (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35 o más) y esta pluralidad de genes comprende cualesquiera uno, dos, tres, cuatro, cinco, seis o siete o la totalidad de los números de genes 4 y 5, 4 a 6, 4 a 7, 4 a 8, 4 a 9 ó 4 a 10 de cualesquiera de las tablas R, S o Y. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de genes de cualesquiera de las tablas R, S o Y (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35 o más) y esta pluralidad de genes comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve, 10, 11, 12, 13, 14 ó 15 o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9, 1 a 10, 1 a 11, 1 a 12, 1 a 13, 1 a 14 ó 1 a 15 de cualesquiera de las tablas R, S o Y.
A menudo, los resultados de cualquier análisis según la divulgación se comunicarán a los médicos, asesores genéticos y/o pacientes (u otras partes interesadas tales como investigadores) en una forma transmisible que puede comunicarse o transmitirse a cualquiera de las partes anteriores. Una forma de este tipo puede variar y puede ser tangible o intangible. Los resultados pueden representarse en declaraciones descriptivas, diagramas, fotografías, esquemas, imágenes o cualquier otra forma visual. Por ejemplo, para explicar los resultados pueden usarse gráficos que muestran el nivel de expresión o de actividad o la información de variación de secuencia para diversos genes.
Los diagramas que muestran tal información para gen(es) diana adicional(es) también son útiles para indicar algunos resultados de prueba. Las declaraciones y formas visuales pueden grabarse en un medio tangible tal como papeles, medios legibles por ordenador tales como discos flexibles, discos compactos, etc., o en un medio intangible, por ejemplo, un medio electrónico en forma de correo electrónico o sitio web en Internet o Intranet.
Además, los resultados también pueden grabarse en forma de sonido y transmitirse a través de cualquier medio adecuado, por ejemplo, líneas de cable analógicas o digitales, cables de fibra óptica, etc., a través del teléfono,
facsímil, teléfono móvil inalámbrico, teléfono por Internet, y similares.
Por tanto, la información y los datos sobre un resultado de prueba pueden producirse en cualquier parte del mundo y transmitirse a una ubicación diferente. Como un ejemplo ilustrativo, cuando se lleva a cabo un ensayo de nivel de expresión, nivel de actividad o secuenciación (o genotipado) fuera de los Estados Unidos, la información y los datos sobre un resultado de prueba pueden generarse, emitirse en una forma transmisible tal como se describió anteriormente y luego importarse a los Estados Unidos. Por consiguiente, la presente divulgación también abarca un método para producir una forma transmisible de información sobre al menos uno de (a) nivel de expresión o (b) nivel de actividad para al menos una muestra de paciente. El método comprende las etapas de (1) determinar al menos uno de (a) o (b) anteriores según los métodos de la presente divulgación; y (2) incluir el resultado de la etapa de determinación en una forma transmisible. La forma transmisible es el producto de un método de este tipo.
A menudo se implementarán técnicas para analizar tales datos de expresión, actividad y/o secuencia (de hecho, cualquier dato obtenido según la divulgación) usando hardware, software o una combinación de los mismos en uno o más sistemas informáticos u otros sistemas de procesamiento capaces de efectuar tal análisis.
Por tanto, la presente divulgación proporciona además un sistema para determinar la expresión de genes en una muestra tumoral, que comprende: (1) un analizador de muestras para determinar los niveles de expresión de un panel de genes en una muestra tumoral que incluye al menos 2, 4, 6, 8 ó 10 genes del ciclo celular, en el que el analizador de muestras contiene la muestra tumoral que es de un paciente que se ha identificado que padece cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, o moléculas de ADNc del ARNm expresado a partir del panel de genes; (2) un primer programa informático para (a) recibir datos de expresión de genes sobre al menos 4 genes de prueba seleccionados del panel de genes, (b) ponderar la expresión determinada de cada uno de los genes de prueba y (c) combinar la expresión ponderada para proporcionar un valor de prueba, en el que al menos el 20%, el 50%, al menos el 75% o al menos el 90% de los genes de prueba son genes del ciclo celular; y opcionalmente (3) un segundo programa informático para comparar el valor de prueba con uno o más valores de referencia asociados, cada uno, con un grado predeterminado de riesgo de recidiva o progresión de cáncer del cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro. En algunas realizaciones, el sistema comprende además un módulo de visualización que visualiza la comparación entre el valor de prueba con el uno o más valores de referencia, o que visualiza un resultado de la etapa de comparación.
En una realización preferida, se mide la cantidad de ARN transcrito a partir del panel de genes que incluye genes de prueba en la muestra tumoral. Además, también se mide la cantidad de ARN de uno o más genes de mantenimiento en la muestra tumoral y se usa para normalizar o calibrar la expresión de los genes de prueba, tal como se describió anteriormente.
En algunas realizaciones, la pluralidad de genes de prueba incluye al menos 2, 3 ó 4 genes del ciclo celular, que constituyen al menos el 50%, el 75% o el 80% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba. En algunas realizaciones, la pluralidad de genes de prueba incluye al menos 5, 6 ó 7, o al menos 8, genes del ciclo celular, que constituyen al menos el 20%, el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80% o el 90% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba.
En algunas otras realizaciones, la pluralidad de genes de prueba incluye al menos 8, 10, 12, 15, 20, 25 ó 30 genes del ciclo celular, que constituyen al menos el 20%, el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80% o el 90% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba.
El analizador de muestras puede ser cualquier instrumento útil para determinar la expresión de genes, incluyendo, por ejemplo, una máquina de secuenciación, una máquina de PCR en tiempo real y un instrumento de microalineamientos.
La función de análisis basada en ordenador puede implementarse en cualquier lenguaje y/o navegador adecuado. Por ejemplo, puede implementarse con lenguaje C y preferiblemente usando lenguajes de programación de alto nivel orientados a objetos tales como Visual Basic, Small Talk, C++, y similares. La aplicación puede escribirse para adecuarse a entornos tales como el entorno de Microsoft Windows™ incluyendo Windows™ 98, Windows™ 2000, Windows™ NT, y similares. Además, la aplicación también puede escribirse para el entorno de MacIntosh™, SUN™, UNIX o LINUX. Además, las etapas funcionales también pueden implementarse usando un lenguaje de programación universal o independiente de plataforma. Los ejemplos de tales lenguajes de programación de múltiples plataformas incluyen, pero no se limitan a, lenguaje de marcas de hipertexto (HTML), JAVA™, JavaScript™, lenguaje de programación Flash, interfaz de entrada común/lenguaje de consulta estructurado (CGI/SQL), lenguaje de extracción práctica e informe (PERL), AppleScript™ y otros lenguajes de guiones de sistema, lenguaje de programación/lenguaje de consulta estructurado (PL/s Ql ), y similares. Pueden usarse navegadores habilitados para Java™ o JavaScript™ tales como HotJava™, Microsoft™ Explorer™ o Netscape™. Cuando se usan páginas web de contenido activo, pueden incluir miniprogramas (applets) de Java™ o controles de ActiveX™ u otras tecnologías de contenido activo.
La función de análisis también puede incluirse en productos de programa informático y usarse en los sistemas descritos anteriormente u otros sistemas basados en ordenador o en Internet. Por consiguiente, otro aspecto de la presente divulgación se refiere a un producto de programa informático que comprende un medio utilizable con ordenador que tiene códigos o instrucciones de programa legibles por ordenador incluidos en el mismo para permitir que un procesador lleve a cabo el análisis del estado de genes. Estas instrucciones de programa informático pueden cargarse en un ordenador u otro aparato programable para producir una máquina, de tal manera que las instrucciones que se ejecutan en el ordenador u otro aparato programable crean medios para implementar las funciones o etapas descritas anteriormente. Estas instrucciones de programa informático también pueden almacenarse en un medio o una memoria legible por ordenador que puede dirigir un ordenador u otro aparato programable a funcionar de una manera particular, de tal manera que las instrucciones almacenadas en el medio o la memoria legible por ordenador producen un artículo de fabricación que incluye instrucciones que implementan el análisis. Las instrucciones de programa informático también pueden cargarse en un ordenador u otro aparato programable para hacer que se realicen una serie de etapas de operación en el ordenador u otro aparato programable para producir un procedimiento implementado por ordenador de tal manera que las instrucciones que se ejecutan en el ordenador u otro aparato programable proporcionan etapas para implementar las funciones o etapas descritas anteriormente.
Por tanto, un aspecto de la presente divulgación proporciona un sistema para determinar si un paciente tiene una probabilidad aumentada de recidiva. En términos generales, el sistema comprende (1) programa informático para recibir, almacenar y/o recuperar datos del estado de genes de un paciente (por ejemplo, nivel de expresión, nivel de actividad, variantes) y opcionalmente datos de parámetros clínicos (por ejemplo, puntuación de Gleason, puntuación de nomograma); (2) programa informático para consultar estos datos de paciente; (3) programa informático para concluir si existe una probabilidad aumentada de recidiva basándose en estos datos de paciente; y opcionalmente (4) programa informático para emitir/visualizar esta conclusión. En algunas realizaciones, este programa informático para emitir la conclusión puede comprender un programa informático para informar a un profesional sanitario sobre la conclusión.
Un ejemplo de un sistema informático de este tipo es el sistema [600] informático ilustrado en la figura 6. El sistema [600] informático puede incluir al menos un módulo [630] de entrada para introducir datos de paciente en el sistema [600] informático. El sistema [600] informático puede incluir al menos un módulo [624] de salida para indicar si un paciente tiene una probabilidad aumentada o disminuida de respuesta y/o indicar tratamientos sugeridos determinados por el sistema [600] informático. El sistema [600] informático puede incluir al menos un módulo [606] de memoria en comunicación con el al menos un módulo [630] de entrada y el al menos un módulo [624] de salida.
El al menos un módulo [606] de memoria puede incluir, por ejemplo, un dispositivo [608] de almacenamiento extraíble que puede estar en diversas formas, incluyendo, pero sin limitarse a, un dispositivo de banda magnética, un dispositivo de disco flexible, un dispositivo de VCD, un dispositivo de DVD, un dispositivo de disco óptico, etc. El dispositivo [608] de almacenamiento extraíble puede ser compatible con una unidad [610] de almacenamiento extraíble de tal manera que puede leer a partir de y/o escribir en la unidad [610] de almacenamiento extraíble. La unidad [610] de almacenamiento extraíble puede incluir un medio de almacenamiento utilizable con ordenador que tiene almacenados en el mismo códigos o instrucciones de programa legibles por ordenador y/o datos legibles por ordenador. Por ejemplo, la unidad [610] de almacenamiento extraíble puede almacenar datos de paciente. En la técnica se conocen bien ejemplos de unidades [610] de almacenamiento extraíbles, incluyendo, pero sin limitarse a, discos flexibles, bandas magnéticas, discos ópticos, y similares. El al menos un módulo [606] de memoria también puede incluir un dispositivo [612] de disco duro que puede usarse para almacenar códigos o instrucciones de programa legibles por ordenador y/o datos legibles por ordenador.
Además, tal como se muestra en la figura 1, el al menos un módulo [606] de memoria puede incluir además una interfaz [614] y una unidad [616] de almacenamiento extraíble que es compatible con la interfaz [614] de tal manera que pueden transferirse software, códigos o instrucciones legibles por ordenador desde la unidad [616] de almacenamiento extraíble al sistema [600] informático. Los ejemplos de pares de interfaz [614] y unidad [616] de almacenamiento extraíble incluyen, por ejemplo, chips de memoria extraíbles (por ejemplo, EPROM o PROM) y zócalos asociados con los mismos, cartuchos de programa e interfaz de cartucho, y similares. El sistema [600] informático también puede incluir un módulo [618] de memoria secundario tal como memoria de acceso aleatorio (RAM).
El sistema [600] informático puede incluir al menos un módulo [602] de procesador. Debe entenderse que el al menos un módulo [602] de procesador puede consistir en cualquier número de dispositivos. El al menos un módulo [602] de procesador puede incluir un dispositivo de procesamiento de datos, tal como un microprocesador o microcontrolador o una unidad de procesamiento central. El al menos un módulo [602] de procesador puede incluir otro dispositivo lógico tal como un procesador de DMA (acceso directo a memoria), un dispositivo de procesador de comunicación integrada, un dispositivo de VLSI (integración a escala muy grande) personalizado o un dispositivo de ASIC (circuito integrado específico de aplicación). Además, el al menos un módulo [602] de procesador puede incluir cualquier otro tipo de circuitos analógicos o digitales que están diseñados para realizar las funciones de procesamiento descritas en el presente documento.
Tal como se muestra en la figura 6, en el sistema [600] informático, el al menos un módulo [606] de memoria, el al menos un módulo [602] de procesador y el módulo [618] de memoria secundario están todos ellos unidos operativamente entre sí a través de una infraestructura [620] de comunicación, que puede ser un bus de comunicaciones, un tablero de sistema, una barra cruzada, etc.). A través de la infraestructura [620] de comunicación, pueden transferirse e intercambiarse códigos o instrucciones del programa informático o datos legibles por ordenador. La interfaz [626] de entrada puede conectar de manera operable el al menos un módulo [626] de entrada a la infraestructura [620] de comunicación. Del mismo modo, la interfaz [622] de salida puede conectar de manera operable el al menos un módulo [624] de salida a la infraestructura [620] de comunicación.
El al menos un módulo [630] de entrada puede incluir, por ejemplo, un teclado, un ratón, una pantalla táctil, un escáner y otros dispositivos de entrada conocidos en la técnica. El al menos un módulo [624] de salida puede incluir, por ejemplo, una pantalla de visualización, tal como un monitor de ordenador, un monitor de TV o la pantalla táctil del al menos un módulo [630] de entrada; una impresora; y altavoces. El sistema [600] informático también puede incluir módems, puertos de comunicación, tarjetas de red tales como tarjetas de Ethernet, y dispositivos recién desarrollados para acceder a Intranet o Internet.
El al menos un módulo [606] de memoria puede estar configurado para almacenar datos de paciente introducidos a través del al menos un módulo [630] de entrada y procesados a través del al menos un módulo [602] de procesador. Los datos de paciente relevantes para la presente divulgación pueden incluir el nivel de expresión, el nivel de actividad, el número de copias y/o la información de secuencia para PTEN y/o un CCG. Los datos de paciente relevantes para la presente divulgación también pueden incluir parámetros clínicos relevantes para la enfermedad del paciente. También pueden introducirse al sistema cualesquiera otros datos de paciente que un médico podría encontrar útiles al tomar decisiones/hacer recomendaciones de tratamiento, incluyendo, pero sin limitarse a, la edad, el sexo y la raza/etnia y datos del estilo de vida tales como información sobre la dieta. Otros posibles tipos de datos de paciente incluyen síntomas experimentados en la actualidad o anteriormente, antecedentes del paciente de enfermedades, medicamentos y procedimientos médicos.
El al menos un módulo [606] de memoria puede incluir un método implementado por ordenador almacenado en el mismo. El al menos un módulo [602] de procesador puede usarse para ejecutar software o códigos de instrucción legibles por ordenador del método implementado por ordenador. El método implementado por ordenador puede estar configurado, basándose en los datos de paciente, para indicar si el paciente tiene una probabilidad aumentada de recidiva, progresión o respuesta a cualquier tratamiento particular, para generar una lista de posibles tratamientos, etc.
En determinadas realizaciones, el método implementado por ordenador puede estar configurado para identificar si un paciente tiene o no una probabilidad aumentada de recidiva o progresión. Por ejemplo, el método implementado por ordenador puede estar configurado para informar a un médico que un paciente particular tiene una probabilidad aumentada de recidiva. De manera alternativa o adicional, el método implementado por ordenador puede estar configurado para sugerir realmente un transcurso de tratamiento particular basándose en respuestas a/resultados para diversas consultas.
La figura 7 ilustra una realización de un método [700] implementado por ordenador de la divulgación que puede implementarse con el sistema [600] informático de la divulgación. El método [700] comienza con una de tres consultas ([710], [711], [712]), o bien de manera secuencial o bien de manera sustancialmente simultánea. Si la respuesta a/resultado para cualquiera de estas consultas es “Sí” [720], el método concluye [730] que el paciente tiene una probabilidad aumentada de recidiva. Si la respuesta a/resultado para cualquiera de estas consultas es “No” [721], el método concluye [731] que el paciente no tiene una probabilidad aumentada de recidiva. El método [700] puede proceder entonces con más consultas, hacer una recomendación ([740], [741]) de tratamiento particular o simplemente terminar.
Cuando las consultas se realizan de manera secuencial, pueden realizarse en el orden sugerido por la figura 7 o en cualquier otro orden. Si se realizan consultas posteriores también puede depender de los resultados/respuestas para consultas previas. En algunas realizaciones del método ilustrado en la figura 7, por ejemplo, el método pregunta en primer lugar sobre parámetros clínicos [712], y si el paciente tiene uno o más parámetros clínicos que identifican que el paciente tiene un riesgo aumentado de recidiva, entonces el método concluye tal [730] u opcionalmente confirma consultando el estado de CCG, mientras que si el paciente no tiene tales parámetros clínicos, entonces el método procede a preguntar sobre el estado de CCG [711]. Opcionalmente, si el estado de CCG no está elevado, entonces el método puede continuar preguntando sobre el estado de PTEN [710]. Tal como se mencionó anteriormente, el orden previo de consultas puede modificarse. En algunas realizaciones, una respuesta de “Sí” a una consulta (por ejemplo, [712]) provoca que una o más de las consultas restantes confirmen que el paciente tiene un riesgo aumentado de recidiva.
En algunas realizaciones, el método [700] implementado por ordenador de la divulgación es abierto. Dicho de otro modo, la primera etapa [710, 711 y/o 712] aparente en la figura 7 en realidad puede formar parte de un procedimiento más largo y, dentro de este procedimiento más largo, no es necesario que sea la primera etapa/consulta. También pueden añadirse etapas adicionales a los métodos principales comentados anteriormente.
Estas etapas adicionales incluyen, pero no se limitan a, informar a un profesional sanitario (o al propio paciente) sobre la conclusión alcanzada; combinar la conclusión alcanzada mediante el método [700] ilustrado con otros hechos u otras conclusiones para llegar a cierta conclusión adicional o refinada sobre el diagnóstico, pronóstico, tratamiento, etc., del paciente; hacer una recomendación para el tratamiento (por ejemplo, “el paciente debe/no debe someterse a prostatectomía radical”); consultas adicionales sobre biomarcadores adicionales, parámetros clínicos u otra información útil del paciente (por ejemplo, edad de diagnóstico, salud general del paciente, etc.).
Con respecto al método [700] implementado por ordenador anterior, las respuestas a las consultas pueden determinarse mediante el método que establece una búsqueda de datos de paciente para la respuesta. Por ejemplo, para responder a las consultas [710, 711, 712] respectivas, puede realizarse una búsqueda en los datos de paciente para el estado de PTEN (por ejemplo, cribado de mutaciones o IHC de PTEN), el estado de CCG (por ejemplo, datos de nivel de expresión de CCG) o parámetros clínicos (por ejemplo, puntuación de Gleason, puntuación de nomograma, etc.). Si aún no se ha realizado una comparación de este tipo, el método puede comparar estos datos con cierta referencia con el fin de determinar si el paciente tiene un estado anómalo (por ejemplo, elevado, bajo, negativo) status. De manera adicional o alternativa, el método puede presentar una o más de las consultas [710, 711, 712] a un usuario (por ejemplo, un médico) del sistema [100] informático. Por ejemplo, las consultas [710, 711, 712] pueden presentarse a través de un módulo [624] de salida. El usuario puede responder entonces “Sí” o “No” a través de un módulo [630] de entrada. El método puede proceder entonces basándose en la respuesta recibida. Del mismo modo, las conclusiones [730, 731] pueden presentarse a un usuario del método implementado por ordenador a través de un módulo [624] de salida.
Por tanto, en algunas realizaciones, la divulgación proporciona un método que comprende: acceder a información sobre el estado de CCG, parámetros clínicos y/o el estado de PTEN de un paciente almacenados en un medio legible por ordenador; consultar esta información para determinar al menos uno de si una muestra obtenida del paciente muestra expresión aumentada de al menos un CCG, si el paciente tiene un parámetro clínico asociado a recidiva y/o si el paciente tiene un estado de PTEN bajo/negativo; emitir [o visualizar] el estado de expresión de CCG de la muestra, el estado de parámetro clínico asociado a recidiva del paciente y/o el estado de PTEN de la muestra. Tal como se usa en el presente documento en el contexto de realizaciones implementadas por ordenador de la divulgación, “visualizar” significa comunicar cualquier información de manera sensorial. Los ejemplos incluyen, pero no se limitan a, visualizaciones visuales, por ejemplo, en una pantalla de ordenador o en una hoja de papel impresa en el comando del ordenador, y visualizaciones auditivas, por ejemplo, expresión auditiva generada o registrada por ordenador del genotipo de un paciente.
Tal como se comentó con detalle anteriormente, los parámetros clínicos asociados a recidiva o el estado de PTEN en combinación con el estado de CCG elevado indican una probabilidad significativamente aumentada de recidiva. Por tanto, algunas realizaciones proporcionan un método implementado por ordenador para determinar si un paciente tiene una probabilidad aumentada de recidiva que comprende acceder a información sobre el estado de PTEN de un paciente (por ejemplo, a partir de una muestra tumoral obtenida del paciente) o parámetros clínicos y el estado de c Cg (por ejemplo, a partir de una muestra tumoral obtenida del paciente) almacenados en un medio legible por ordenador; consultar esta información para determinar al menos uno de si el paciente tiene un estado de PTEN bajo/negativo o si el paciente tiene un parámetro clínico asociado a recidiva; consultar esta información para determinar si una muestra obtenida del paciente muestra expresión aumentada de al menos un CCG; emitir (o visualizar) una indicación de que el paciente tiene una probabilidad aumentada de recidiva si el paciente tiene un estado de PTEN bajo/negativo o un parámetro clínico asociado a recidiva y la muestra muestra expresión aumentada de al menos un CCG. Algunas realizaciones comprenden además visualizar PTEN, parámetros clínicos (o sus valores) y/o los CCG y su estado (incluyendo, por ejemplo, niveles de expresión), opcionalmente junto con una indicación de si el estado de PTEN o CCG y/o el parámetro clínico indican una probabilidad aumentada de riesgo.
La práctica de la presente divulgación también puede emplear métodos de biología, software y sistemas convencionales. Los productos de software informático de la divulgación incluyen normalmente medios legibles por ordenador que tienen instrucciones ejecutables por ordenador para realizar las etapas lógicas del método de la divulgación. Los medios legibles por ordenador adecuados incluyen disco flexible, CD-ROM/DVD/DVD-ROM, dispositivo de disco duro, memoria flash, ROM/RAM, bandas magnéticas, etc. Se describen métodos de biología computacionales básicos en, por ejemplo, Setubal et al., INTRODUCTION TO COMPUTATIONAL BIOLOGY METHODS (PWS Publishing Company, Boston, 1997); Salzberg et al. (Ed.), COMPUTATIONAL METHODS IN MOLECULAR BIOLOGY (Elsevier, Ámsterdam, 1998); Rashidi y Buehler, BIOINFORMATICS BASICS: APPLICATION IN BIOLOGICAL SCIENCE AND MEDICINE (CRC Press, Londres, 2000); y Ouelette y Bzevanis, BIOINFORMATICS: A PRACTICAL GUIDE FOR ANALYSIS OF GENE AND PROTEINS (Wiley & Sons, Inc., 2a ed., 2001); véase también la patente estadounidense n.° 6.420.108.
La presente divulgación también puede hacer uso de diversos productos de programa informático y software para una variedad de propósitos, tales como diseño de sondas, gestión de datos, análisis y operación instrumental. Véanse las patentes estadounidenses n.os 5.593.839; 5.795.716; 5.733.729; 5.974.164; 6.066.454; 6.090.555; 6.185.561; 6.188.783; 6.223.127; 6.229.911 y 6.308.170. Además, la presente divulgación puede tener realizaciones que incluyen métodos para proporcionar información genética sobre redes tales como Internet tal como se muestra
en las patentes estadounidenses con n.os de serie 10/197.621 (publicación estadounidense n.° 20030097222); 10/063.559 (publicación estadounidense n.° 20020183936), 10/065.856 (publicación estadounidense n.° 20030100995); 10/065.868 (publicación estadounidense n.° 20030120432); 10/423.403 (publicación estadounidense n.° 20040049354).
Las técnicas para analizar tales datos de expresión, actividad y/o secuencia (de hecho, cualquier dato obtenido según la divulgación) a menos se implementarán usando hardware, software o una combinación de los mismos en uno o más sistemas informáticos u otros sistemas de procesamiento capaces de efectuar tal análisis.
Por tanto, un aspecto de la presente divulgación proporciona sistemas relacionados con los métodos anteriores de la divulgación. En una realización, la divulgación proporciona un sistema para determinar la expresión de genes en una muestra tumoral, que comprende:
(1) un analizador de muestras para determinar los niveles de expresión en una muestra de un panel de genes que incluye al menos 4 CCG, en el que el analizador de muestras contiene la muestra, ARN de la muestra y expresado a partir del panel de genes, o ADN sintetizado a partir de dicho ARN;
(2) un primer programa informático para
(a) recibir datos de expresión de genes sobre al menos 4 genes de prueba seleccionados del panel de genes, (b) ponderar la expresión determinada de cada uno de los genes de prueba con un coeficiente predefinido, y (c) combinar la expresión ponderada para proporcionar un valor de prueba, en el que la ponderación combinada dada a dichos al menos 4 ó 5 ó 6 CCG es al menos el 40% (o el 50%, el 60%, el 70%, el 80%, el 90%, el 95% o el 100%) de la ponderación total dada a la expresión de la totalidad de dicha pluralidad de genes de prueba; y opcionalmente
(3) un segundo programa informático para comparar el valor de prueba con uno o más valores de referencia, cada uno asociado con un grado predeterminado de riesgo de cáncer.
En algunas realizaciones, al menos el 20%, el 50%, el 75% o el 90% de dicha pluralidad de genes de prueba son CCG. En algunas realizaciones, el analizador de muestras contiene reactivos para determinar los niveles de expresión en la muestra de dicho panel de genes que incluye al menos 4 CCG. En algunas realizaciones, el analizador de muestras contiene reactivos específicos de CCG tal como se describe a continuación.
En otra realización, la divulgación proporciona un sistema para determinar la expresión de genes en una muestra tumoral, que comprende: (1) un analizador de muestras para determinar los niveles de expresión de un panel de genes en una muestra tumoral que incluye al menos 4 CCG, en el que el analizador de muestras contiene la muestra tumoral que es de un paciente que se ha identificado que padece cáncer de próstata, cáncer de mama, cáncer de cerebro, cáncer de vejiga o cáncer de pulmón, ARN de la muestra y expresado a partir del panel de genes, o ADN sintetizado a partir de dicho ARN; (2) un primer programa informático para (a) recibir datos de expresión de genes sobre al menos 4 genes de prueba seleccionados del panel de genes, (b) ponderar la expresión determinada de cada uno de los genes de prueba con un coeficiente predefinido y (c) combinar la expresión ponderada para proporcionar un valor de prueba, en el que la ponderación combinada dada a dichos al menos 4 ó 5 ó 6 CCG es al menos el 40% (o el 50%, el 60%, el 70%, el 80%, el 90%, el 95% o el 100%) de la ponderación total dada a la expresión de la totalidad de dicha pluralidad de genes de prueba; y opcionalmente (3) un segundo programa informático para comparar el valor de prueba con uno o más valores de referencia, cada uno asociado con un grado predeterminado de riesgo de recidiva o progresión de cáncer del cáncer de próstata, cáncer de mama, cáncer de cerebro, cáncer de vejiga o cáncer de pulmón. En algunas realizaciones, al menos el 20%, el 50%, el 75% o el 90% de dicha pluralidad de genes de prueba son CCG. En algunas realizaciones, el sistema comprende un programa informático para determinar el pronóstico del paciente y/o determinar (incluyendo cuantificar) el grado de riesgo de recidiva o progresión de cáncer en el paciente basándose al menos en parte en la comparación del valor de prueba con dichos uno o más valores de referencia.
En algunas realizaciones, el sistema comprende además un módulo de visualización que visualiza la comparación entre el valor de prueba y el uno o más valores de referencia, o que visualiza un resultado de la etapa de comparación, o que visualiza el pronóstico y/o el grado de riesgo de recidiva o progresión de cáncer del paciente. En una realización preferida, se mide la cantidad de ARN transcrito a partir del panel de genes que incluye genes de prueba (y/o ADN transcrito de manera inversa a partir del mismo) en la muestra. Además, también se mide la cantidad de ARN de uno o más genes de mantenimiento en la muestra (y/o ADN transcrito de manera inversa a partir del mismo) y se usa para normalizar o calibrar la expresión de los genes de prueba, tal como se describió anteriormente.
En algunas realizaciones, la pluralidad de genes de prueba incluye al menos 2, 3 ó 4 CCG, que constituyen al
menos el 50%, el 75% o el 80% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba. En algunas realizaciones, la pluralidad de genes de prueba incluye al menos 5, 6 ó 7 o al menos 8 CCG, que constituyen al menos el 20%, el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80% o el 90% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba. Por tanto, en algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende los primeros 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 20, 25, 30, 35, 40 o más CCG enumerados en las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende al menos 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 15 ó 20 de los siguientes genes: ASPM, BIRC5, BUB1B, CCNB2, CDC2, CDC20, CDCA8, CDKN3, CENPF, DLGAP5, FOXM1, KIAA0101, KIF11, KIF2C, KIF4A, MCM10, NUSAP1, PRC1, RACGAP1 y TPX2. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve o diez o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9 ó 1 a 10 de cualesquiera de las tablas 9 11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho o nueve o la totalidad de los números de genes 2 y 3, 2 a 4, 2 a 5, 2 a 6, 2 a 7, 2 a 8, 2 a 9 ó 2 a 10 de cualesquiera de las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete u ocho o la totalidad de los números de genes 3 y 4, 3 a 5, 3 a 6, 3 a 7, 3 a 8, 3 a 9 ó 3 a 10 de cualesquiera de las tablas 9-11 y 13-14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis o siete o la totalidad de los números de genes 4 y 5, 4 a 6, 4 a 7, 4 a 8, 4 a 9 ó 4 a 10 de cualesquiera de las tablas 9-11 y 13 14. En algunas realizaciones, la pluralidad de genes de prueba comprende al menos cierto número de CCG (por ejemplo, al menos 3, 4, 5, 6, 7, 8, 9, 10, 15, 20, 25, 30, 35, 40, 45, 50 o más CCG) y esta pluralidad de CCG comprende cualesquiera uno, dos, tres, cuatro, cinco, seis, siete, ocho, nueve, 10, 11, 12, 13, 14 ó 15 o la totalidad de los números de genes 1 y 2, 1 a 3, 1 a 4, 1 a 5, 1 a 6, 1 a 7, 1 a 8, 1 a 9, 1 a 10, 1 a 11, 1 a 12, 1 a 13, 1 a 14 ó 1 a 15 de cualesquiera de las tablas 9-11 y 13-14.
En algunas otras realizaciones, la pluralidad de genes de prueba incluye al menos 8, 10, 12, 15, 20, 25 ó 30 CCG, que constituyen al menos el 20%, el 25%, el 30%, el 40%, el 50%, el 60%, el 70%, el 75%, el 80% o el 90% de la pluralidad de genes de prueba, y preferiblemente el 100% de la pluralidad de genes de prueba.
El analizador de muestras puede ser cualquier instrumento útil para determinar la expresión de genes, incluyendo, por ejemplo, una máquina de secuenciación (por ejemplo, HiSeqTM de Illumina, PGM de Ion Torrent, secuenciador SOLiD™ de ABI, RS de PacBio, Heliscope™ de Helicos, etc.), una máquina de PCR en tiempo real (por ejemplo, 7900 de ABI, BioMark™ de Fluidigm, etc.), un instrumento de microalineamiento, etc.
En un aspecto, que no está abarcado por las reivindicaciones, la presente divulgación proporciona métodos para tratar un paciente con cáncer que comprenden obtener información de estado de CCG (por ejemplo, los CCG en la tabla 1 o en los paneles A a G), y recomendar, recetar o administrar un tratamiento para el paciente con cáncer basándose en el estado de CCG. En algunas realizaciones, el método incluye además obtener información de parámetros clínicos y/u obtener información de estado de PTEN a partir de una muestra del paciente y tratar el paciente con un tratamiento particular basándose en información de estado de CCG, parámetro clínico y/o estado de PTEN. Por ejemplo, la divulgación proporciona un método para tratar un paciente con cáncer que comprende:
(1) determinar el estado de al menos un CCG;
(2) determinar el estado de al menos un parámetro clínico;
(3) determinar el estado de PTEN en una muestra obtenida del paciente; y
(4) recomendar, recetar o administrar o bien
(a) un tratamiento activo (incluyendo agresivo) si el paciente tiene al menos uno de expresión aumentada del CCG, parámetro clínico asociado a recidiva o estado de PTEN bajo/negativo, o bien
(b) un tratamiento pasivo (o menos agresivo) si el paciente no tiene ninguno de expresión aumentada del CCG, parámetro clínico asociado a recidiva o estado de PTEN bajo/negativo.
En algunas realizaciones, las etapas de determinación comprenden recibir un informe que comunica el estado relevante (por ejemplo, estado de CCG). En algunas realizaciones, este informe comunica tal estado de manera cualitativa (por ejemplo, expresión “alta” o “aumentada”). En algunas realizaciones, este informe comunica tal estado
indirectamente comunicando una puntuación (por ejemplo, puntuación de pronóstico, puntuación de recidiva, puntuación combinada tal como se comentó anteriormente, etc.) que incorpora tal estado.
Si un tratamiento es agresivo o no dependerá generalmente del tipo de cáncer, la edad del paciente, etc. Por ejemplo, en el cáncer de mama, la quimioterapia complementaria es un tratamiento agresivo habitual proporcionado para complementar los tratamientos habituales menos agresivos de cirugía y terapia hormonal. Los expertos en la técnica están familiarizados con otros diversos tratamientos agresivos y menos agresivos para cada tipo de cáncer. Los expertos en la técnica entienden bien “tratamiento activo” en el cáncer de próstata y, tal como se usa en el presente documento, tiene el significado convencional en la técnica. En términos generales, tratamiento activo en el cáncer de próstata es cualquiera otra cosa distinta de “conducta expectante”. El tratamiento activo aplicado actualmente en la técnica del tratamiento de cáncer de próstata incluye, por ejemplo, prostatectomía, radioterapia, terapia hormonal (por ejemplo, antagonistas de GnRH, agonistas de GnRH, antiandrógenos), quimioterapia, ultrasonidos enfocados de alta intensidad (“HIFU”), etc. Cada opción de tratamiento conlleva ciertos riesgos así como efectos secundarios de gravedad variable, por ejemplo, impotencia, incontinencia urinaria, etc. Por tanto, es habitual que los médicos, dependiendo de la edad y la salud general del varón diagnosticado con cáncer de próstata, recomienden un régimen de “conducta expectante”.
“Conducta expectante”, también denominada “vigilancia activa”, también tiene su significado convencional en la técnica. Esto significa generalmente observación y monitorización regular sin tratamiento invasivo. Conducta expectante se usa algunas veces, por ejemplo, cuando se halla un cáncer de próstata de estadio temprano y de crecimiento lento en un varón más anciano. Conducta expectante también puede sugerirse cuando los riesgos de cirugía, radioterapia o terapia hormonal superan los posibles beneficios. Pueden iniciarse otros tratamientos si se desarrollan síntomas o si existen signos de que el crecimiento del cáncer está acelerándose (por ejemplo, aumento rápido de PSA, aumento en la puntuación de Gleason en biopsia repetida, etc.).
Aunque los varones que eligen conducta expectante evitan los riesgos de cirugía y radiación, la conducta expectante conlleva sus propios riesgos, por ejemplo, riesgo aumentado de metástasis. Para varones más jóvenes, un ensayo de vigilancia activa puede no significar evitar el tratamiento completamente, sino que puede permitir de manera razonable un retraso de algunos años o más, tiempo durante el que puede evitarse el impacto del tratamiento activo sobre la calidad de vida. Los datos publicados hasta la fecha sugieren que los varones cuidadosamente seleccionados no se perderán un margen para la cura con este enfoque. Los problemas de salud adicionales que se desarrollan con el paso de la edad durante el periodo de observación también pueden hacer que sea más difícil someterse a cirugía y radioterapia. Por tanto, es clínicamente importante determinar cuidadosamente qué pacientes con cáncer de próstata son buenos candidatos para conducta expectante y qué pacientes deben recibir tratamiento activo.
Por tanto, la divulgación proporciona un método para tratar un paciente con cáncer de próstata, que no está abarcado por las reivindicaciones, o proporcionar pautas para el tratamiento de un paciente. En este método, se determina el estado de al menos un CCG (por ejemplo, aquellos en la tabla 1 o en los paneles A a G), al menos un parámetro clínico asociado a recidiva y/o el estado de PTEN y (a) se recomienda, inicia o continúa el tratamiento activo si una muestra del paciente tiene un estado elevado para al menos un CCG, el paciente tiene al menos un parámetro clínico asociado a recidiva y/o un estado de PTEN bajo/negativo, o (b) se recomienda/inicia/continúa la conducta expectante si el paciente no tiene ninguno de un estado elevado para al menos un CCG, un parámetro clínico asociado a recidiva y estado de PTEN bajo/negativo. En determinadas realizaciones, el estado de CCG, el/los parámetro(s) clínico(s) y el estado de PTEN pueden indicar no sólo qué tratamiento activo se recomienda, sino qué tratamiento activo particular es preferible para el paciente (incluyendo tratamientos relativamente agresivos tales como, por ejemplo, RP y/o terapia complementaria).
En general, la terapia complementaria (por ejemplo, quimioterapia, radioterapia, HIFU, terapia hormonal, etc., después de la prostatectomía o radioterapia) no es el tratamiento habitual en el cáncer de próstata. Sin embargo, según la presente divulgación, los médicos pueden ser capaces de determinar qué pacientes con cáncer de próstata tienen una enfermedad particularmente agresiva y, por tanto, deben recibir terapia complementaria. Por tanto, en una realización, que no está abarcada por las reivindicaciones, la divulgación proporciona un método para tratar un paciente (por ejemplo, un paciente con cáncer de próstata) que comprende determinar el estado de al menos un CCG (por ejemplo, aquellos en la tabla 1 o en los paneles A a G), el estado de al menos un parámetro clínico asociado a recidiva y/o el estado de PTEN e iniciar la terapia complementaria después de la prostatectomía o radioterapia si una muestra del paciente tiene un estado elevado para al menos un CCG, el paciente tiene al menos un parámetro clínico asociado a recidiva y/o el paciente tiene un estado de PTEN bajo/negativo.
En un aspecto, la divulgación proporciona composiciones para su uso en los métodos anteriores. Tales composiciones incluyen, pero no se limitan a, sondas de ácido nucleico que se hibridan con PTEN o un CCG (o con cualquier ácido nucleico codificado por los mismos o complementario a los mismos); cebadores y pares de cebadores de ácido nucleico adecuados para amplificar la totalidad o una porción de PTEN o un CCG o cualquier ácido nucleico codificado por los mismos; anticuerpos que se unen inmunológicamente a un polipéptido codificado por PTEN o un CCG; conjuntos de sondas que comprenden una pluralidad de dichas sondas de ácido nucleico, cebadores de ácido nucleico, anticuerpos y/o polipéptidos; micromatrices que comprenden cualesquiera de estos;
kits que comprenden cualesquiera de estos; etc. En algunos aspectos, la divulgación proporciona métodos, sistemas, software y/o módulos informáticos para su uso en los métodos anteriores.
En algunas realizaciones, la divulgación proporciona una sonda que comprende un oligonucleótido aislado capaz de hibridarse selectivamente con PTEN o al menos uno de los genes en la tabla 1 o en los paneles A a G. Los términos “sonda” y “oligonucleótido” (también “oligo”), cuando se usan en el contexto de ácidos nucleicos, se refieren de manera intercambiable a una secuencia o un fragmento de ácido nucleico relativamente corto. La divulgación también proporciona cebadores útiles en los métodos de la divulgación. En las condiciones adecuadas y con los reactivos acompañantes adecuados, los “cebadores” son sondas capaces de amplificar selectivamente un ácido nucleico diana (por ejemplo, un gen diana). En el contexto de ácidos nucleicos, “sonda” se usa en el presente documento para abarcar “cebador” puesto que los cebadores generalmente también pueden servir como sondas.
La sonda puede tener generalmente cualquier tamaño/longitud adecuados. En algunas realizaciones, la sonda tiene una longitud de aproximadamente 8 a 200, de 15 a 150, de 15 a 100, de 15 a 75, de 15 a 60 o de 20 a 55 bases de longitud. Pueden marcarse con marcadores detectables con cualquier marcador de detección adecuado, incluyendo, pero sin limitarse a, isótopos radiactivos, fluoróforos, biotina, enzimas (por ejemplo, fosfatasa alcalina), sustratos enzimáticos, ligandos y anticuerpos, etc. Véanse Jablonski et al., NuClEIC ACIDS RES. (1986) 14:6115-6128; Nguyen et al., BIOTECHNIQUES (1992) 13:116-123; Rigby et al., J. MOL. BIOL. (1977) 113:237-251. De hecho, las sondas pueden modificarse de cualquier manera convencional para diversas aplicaciones de biología molecular. Las técnicas para producir y usar tales sondas oligonucleotídicas son convencionales en la técnica.
Las sondas según la divulgación pueden usarse en las técnicas de hibridación/amplificación/detección comentadas anteriormente. Por tanto, algunas realizaciones de la divulgación comprenden conjuntos de sondas adecuados para su uso en una micromatriz para detectar, amplificar y/o cuantificar PTEN y/o una pluralidad de CCG. En algunas realizaciones, los conjuntos de sondas tienen una determinada proporción de sus sondas dirigidas a los CCG, por ejemplo, un conjunto de sondas que consiste en el 10%, el 20%, el 30%, el 40%, el 50%, el 55%, el 60%, el 65%, el 70%, el 75%, el 80%, el 85%, el 90%, el 95%, el 96%, el 97%, el 98%, el 99% o el 100% de sondas específicas de los CCG. En algunas realizaciones, el conjunto de sondas comprende sondas dirigidas a al menos 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 16, 17, 18, 19, 20, 21, 22, 23, 24, 25, 26, 27, 28, 29, 30, 31, 32, 33, 34, 35, 40, 45, 50, 60, 70, 80, 90, 100, 125, 150, 175, 200, 250, 300, 350, 400, 450, 500, 600, 700 u 800 o más, o la totalidad, de los genes en la tabla 1 o en los paneles A a G. Tales conjuntos de sondas pueden incorporarse en matrices de alta densidad que comprenden 5.000, 10.000, 20.000, 50.000, 100.000, 200.000, 300.000, 400.000, 500.000, 600.000, 700.000, 800.000, 900.000 ó 1.000.000 o más de sondas diferentes. En otras realizaciones, los conjuntos de sondas comprenden cebadores (por ejemplo, pares de cebadores) para amplificar ácidos nucleicos que comprenden al menos una porción de PTEN o de uno o más de los CCG en la tabla 1 o en los paneles A a G.
En otro aspecto de la presente divulgación, se proporciona un kit para poner en práctica el método de pronóstico de la presente divulgación. El kit puede incluir un portador para los diversos componentes del kit. The portador puede ser un recipiente o soporte, en forma de, por ejemplo, bolsa, caja, tubo, rejilla, y opcionalmente está compartimentalizado. El portador puede definir un confinamiento encerrado con propósitos de seguridad durante el envío y almacenamiento. El kit incluye diversos componentes útiles para determinar el estado de uno o más CCG y uno o más marcadores de genes de mantenimiento, usando las técnicas de detección anteriormente comentadas. Por ejemplo, el kit puede incluir oligonucleótidos que se hibridan específicamente bajo alta rigurosidad con ARNm o ADNc de los genes en la tabla 1 o en los paneles A a G. Tales oligonucleótidos pueden usarse como cebadores de PCR en reacciones de RT-PCR o como sondas de hibridación. En algunas realizaciones, el kit comprende reactivos (por ejemplo, sondas, cebadores y/o anticuerpos) para determinar el nivel de expresión de un panel de genes, en el que dicho panel comprende al menos el 25%, el 30%, el 40%, el 50%, el 60%, el 75%, el 80%, el 90%, el 95%, el 99% o el 100% de los CCG (por ejemplo, CCG en la tabla 1 o en cualquiera de los paneles A a G). En algunas realizaciones, el kit consiste en reactivos (por ejemplo, sondas, cebadores y/o anticuerpos) para determinar el nivel de expresión de no más de 2500 genes, en el que al menos 5, 10, 15, 20, 30, 40, 50, 60, 70, 80, 90, 100, 120, 150, 200, 250 o más de estos genes son CCG (por ejemplo, los CCG en la tabla 1 o en cualquiera de los paneles A a G).
Los oligonucleótidos en el kit de detección pueden marcarse con cualquier marcador de detección adecuado, incluyendo, pero sin limitarse a, isótopos radiactivos, fluoróforos, biotina, enzimas (por ejemplo, fosfatasa alcalina), sustratos enzimáticos, ligandos y anticuerpos, etc. Véanse Jablonski et al., Nucleic Acids Res., 14:6115-6128 (1986); Nguyen et al., Biotechniques, 13:116-123 (1992); Rigby et al., J. Mol. Biol., 113:237-251 (1977). Alternativamente, los oligonucleótidos incluidos en el kit no están marcados, y en su lugar, se proporcionan uno o más marcadores en el kit de modo que los usuarios pueden marcar los oligonucleótidos en el momento de uso.
En otra realización de la divulgación, el kit de detección contiene uno o más anticuerpos selectivamente inmunorreactivos con una o más proteínas codificadas por PTEN o uno o más CCG u opcionalmente cualquier marcador adicional. Los ejemplos incluyen anticuerpos que se unen inmunológicamente a PTEN o una proteína codificada por un gen en la tabla 1 o en los paneles A a G. Los métodos para producir y usar tales anticuerpos se han descrito anteriormente con detalle.
También pueden incluirse otros diversos componentes útiles en las técnicas de detección en el kit de detección de
esta divulgación. Los ejemplos de tales componentes incluyen, pero no se limitan a, polimerasa Taq, desoxirribonucleótidos, didesoxirribonucleótidos, otros cebadores adecuados para la amplificación de una secuencia de ADN diana, ARNasa A, y similares. Además, el kit de detección incluye preferiblemente instrucciones para usar el kit para poner en práctica el método de pronóstico de la presente divulgación usando muestras humanas.
Realizaciones específicas
A continuación se muestran dos realizaciones específicas de la divulgación para su uso en muestras de biopsia y prostatectomía. Los expertos en la técnica comprenderán que cada elemento de estos procedimientos puede modificarse conservando las características esenciales y logrando los mismos objetivos.
BIOPSIA
Indicaciones y uso
Puede usarse tejido fijado en formol e incrustado en parafina (FFPE) procedente de bloques o portaobjetos de biopsias de adenocarcinoma prostático. Los bloques pueden incluir al menos 2 mm de tumor en portaobjetos de H&E de diagnóstico para el procesamiento de muestras y la extracción de ARN. En los casos en los que no estén disponibles bloques, puede aceptarse un portaobjetos de H&E de 3-5 pm seguido de diez portaobjetos consecutivos de 10 pm sin teñir y un portaobjetos de H&E final. Los códigos de barras de las muestras, que se escanean y rastrean, pueden aplicarse a cada bloque (o portaobjetos). Los portaobjetos de H&E de cada caso pueden evaluarse, por ejemplo, por un patólogo, para determinar la localización y la cantidad de tumor por portaobjetos. Usando los portaobjetos teñidos con H&E como guía, puede extraerse tejido tumoral de diez portaobjetos sin teñir y puede extraerse a Rn total del tejido. La expresión de los genes en cualquiera de los paneles A-F, normalizada con respecto a la de los genes de mantenimiento, puede medirse entonces por triplicado para generar un valor de prueba (por ejemplo, la puntuación de CCP).
Como medida opcional de control de calidad, en cada serie de muestras puede analizarse un control sin ARN y un control con ARN humano normal con una puntuación de CCP determinada previamente. Los controles pueden analizarse para verificar los resultados esperados.
Características de rendimiento/Limitaciones
La puntuación de CCP puede usarse sola o en combinación con información clínica para llegar a un pronóstico clínico. La puntuación de CCP puede combinarse con la puntuación de nomograma de CAPRA del paciente (véase Cooperberg et al., J. Natl. Cancer Inst. (2009) 101(12):878-887 para más detalles sobre el nomograma de cAp RA) según la siguiente ecuación: puntuación combinada = (0,58*CCP 0,41*CAPRA).
Intervalo clínicamente notificable
Puede aplicarse un intervalo de puntuación de CCP clínicamente notificable de -1,3 a 4,7. Puede notificarse una escala de puntuaciones de CCP para la categoría de riesgo de la Asociación Urológica Americana (AUA) del paciente individual. La escala puede consistir en cinco intervalos de 1 unidad, centrándose el intervalo central en la mediana de la puntuación de CCP para esa categoría de riesgo específica según la AUA en la población estadounidense. Puede haber un cambio de aproximadamente 2 veces en la mortalidad por cáncer de próstata entre intervalos, que sería la razón de riesgos instantáneos correspondiente a un cambio de 1 unidad en la puntuación de CCP.
Límite de detección/Linealidad
Las puntuaciones de CCP entre -3,0 y 7,0 pueden representar el intervalo de puntuaciones detectables por el ensayo. La linealidad puede establecerse dentro de este intervalo tal como sigue: los genes relevantes pueden amplificarse previamente, diluirse hasta 7 concentraciones diferentes y añadirse en adiciones conocidas a una muestra de ADNc de concentración conocida. Cada muestra con adiciones conocidas puede luego someterse a ensayo por triplicado, y los 3 puntos de datos resultantes pueden promediarse para cada concentración para generar una puntuación de CCP.
Interferencia
En algunos casos, el tratamiento de terapia hormonal complementaria y radioterapia puede afectar a las puntuaciones de CCP. Por tanto, en algunas realizaciones el método se aplica sólo a pacientes que no han recibido estos tratamientos antes de la biopsia.
Limitaciones
En algunas realizaciones sólo se analizan muestras de tumores de próstata humanos FFPE.
Criterios de interpretación
Puntuaciones de CCP dentro del intervalo técnico del ensayo y dentro del intervalo de puntuaciones para las que la predicción clínica está validada (por ejemplo, entre -1,3 y 4,7)
El riesgo estimado de mortalidad específica de cáncer de próstata puede proporcionarse para cada puntuación de CCP dentro de este intervalo y, en algunos casos, puede mostrar cómo la puntuación de CCP diferencia entre pacientes con la misma puntuación de CAPRA. Además, puede proporcionarse el percentil de distribución estadounidense para las puntuaciones de CCP, por ejemplo, para pacientes en la misma categoría de riesgo de CAPRA (bajo, intermedio o alto). Aunque el porcentaje de riesgo puede darse en todo el intervalo, a continuación se dan ejemplos de puntuaciones de riesgo:

Puntuaciones de CCP dentro del intervalo técnico del ensayo pero fuera del intervalo de puntuaciones para las que la predicción clínica está validada (por ejemplo, -1,3 pero mayor de -3,0)
Si se ha establecido la linealidad de las puntuaciones de CCP dentro de un intervalo de este tipo, puede notificarse entonces la puntuación de CCP calculada, pero en algunos casos no puede proporcionarse el riesgo relativo de mortalidad específica de cáncer de próstata estimado (en algunos casos puede notificarse el percentil de distribución estadounidense para las puntuaciones de CCP, por ejemplo, para pacientes en la misma categoría de riesgo de CAPRA (bajo, intermedio o alto)).
Puntuaciones de CCP fuera del intervalo técnico del ensayo (por ejemplo, mayor de 4,7 o de menos de 7,0) Estas puntuaciones pueden estar fuera de los límites de detección verificados de este ensayo y pueden representar un artefacto o error técnico. Por tanto, en algunos casos estas puntuaciones pueden no ser notificables.
POST-PROSTATECTOMÍA
Indicaciones y uso
Puede usarse tejido fijado en formol e incrustado en parafina (FFPE) procedente de bloques de prostatectomía de adenocarcinoma prostático. Los bloques pueden incluir al menos 5 mm de tumor en portaobjetos de H&E de diagnóstico para el procesamiento de muestras y la extracción de ARN. En los casos en los que no se disponga de bloques, puede aceptarse un portaobjetos de H&E de 3-5 pm seguido de cinco portaobjetos consecutivos de 10 pm sin teñir y un portaobjetos de H&E final. Los códigos de barras de las muestras, que se escanean y rastrean, pueden aplicarse a cada bloque (o portaobjetos). Los portaobjetos de H&E de cada caso pueden evaluarse, por ejemplo, por un patólogo, para determinar la localización y la cantidad de tumor por portaobjetos. Usando los portaobjetos teñidos con H&E como guía, puede extraerse tejido tumoral de cinco portaobjetos sin teñir y puede extraerse ARN total del tejido.
La expresión de los genes en cualquiera de los paneles A-F, normalizada con respecto a la de los genes de mantenimiento, puede medirse entonces por triplicado para generar un valor de prueba (por ejemplo, puntuación de CCP). Esta puntuación de CCP puede usarse para estimar la probabilidad de recidiva (por ejemplo, recidiva bioquímica) dentro de un periodo de tiempo determinado (por ejemplo, dentro de los 10 años posteriores a la cirugía). La puntuación de CCP de un paciente también puede compararse con las puntuaciones de CCP de otros pacientes dentro de una distribución estadounidense de puntuaciones previamente observada. Para una estimación más precisa del riesgo de recidiva bioquímica a los 10 años, puede usarse la información clínica proporcionada por el profesional sanitario para calcular una puntuación de nomograma. Luego, la puntuación de CCP puede combinarse con la puntuación de nomograma para generar una puntuación combinada. Esta puntuación combinada puede usarse para estimar el riesgo de recidiva bioquímica a los 10 años, y puede compararse con las puntuaciones combinadas de otros pacientes dentro de una distribución de puntuaciones estadounidense. En algunas
realizaciones, la puntuación combinada sólo se comunica al profesional sanitario si se ha facilitado toda la información clínica requerida y, si no se facilitan todos los parámetros clínicos requeridos en el formulario de solicitud de la prueba, sólo se comunica la puntuación Prolaris. En algunas de tales realizaciones, la puntuación combinada puede obtenerse introduciendo la información clínica requerida después de notificar la puntuación de CCP introduciendo los parámetros clínicos requeridos para el nomograma junto con la puntuación de CCP del paciente. Como medida opcional de control de calidad, en cada serie de muestras puede analizarse un control sin ARN y un control con ARN humano normal con una puntuación de CCP determinada previamente. Los controles pueden analizarse para verificar los resultados esperados.
Características de rendimiento/Limitaciones
Intervalos clínicamente notificables
Puede aplicarse un intervalo de puntuación de CCP clínicamente notificable de -1,6 a 3,7. Puede considerarse que las personas con una puntuación de CCP de 1,2 o superior tienen una probabilidad prevista de recidiva bioquímica a los 10 años superior al 50%. Las puntuaciones de CCP fuera del intervalo de -1,6 a 3,7 pueden notificarse, pero pueden matizarse con la información de que se encuentran fuera del intervalo del modelo de predicción.
De manera similar, puede aplicarse a las puntuaciones combinadas un intervalo de puntuación combinada clínicamente notificable de -0,9 a 4,5. Puede considerarse que las personas con una puntuación combinada de 2,0 o superior tienen una probabilidad prevista de recidiva bioquímica a los 10 años superior al 50%. Las puntuaciones combinadas fuera de este intervalo pueden notificarse, pero pueden matizarse con la información de que se encuentran fuera del intervalo del modelo de predicción.
Límite de detección/Linealidad
Las puntuaciones de CCP entre -8 y 8 son técnicamente detectables por el ensayo. La linealidad puede establecerse dentro de este intervalo tal como sigue: Los genes relevantes pueden amplificarse previamente, diluirse a diferentes concentraciones y añadirse en adiciones conocidas a una muestra de ADNc de concentración conocida. Cada muestra con adiciones conocidas puede someterse a ensayo por triplicado, y los 3 puntos de datos resultantes pueden promediarse para cada concentración para generar una puntuación de recidiva. La linealidad puede establecerse para las puntuaciones de CCP que van desde 0 hasta 8 usando este método. La linealidad para las puntuaciones de CCP que van desde -8 hasta 0 puede establecerse de manera similar.
Interferencia
En algunos casos, el tratamiento de terapia hormonal prequirúrgica y radioterapia pueden afectar a las puntuaciones de CCP. Por tanto, en algunas realizaciones el método se aplica sólo a pacientes que no han recibido estos tratamientos antes de la cirugía.
Limitaciones
En algunas realizaciones sólo se analizan muestras de tumores de próstata humanos FFPE. En algunas realizaciones sólo se analizan muestras de pacientes con niveles de PSA <100 ng/ml. En algunas realizaciones sólo se analizan muestras que produzcan al menos 125 ng de ARN.
Criterios de interpretación
Puntuaciones dentro del intervalo técnico del ensayo y dentro del intervalo de puntuaciones para las que la predicción clínica está validada (por ejemplo, de 1,6 a 3,7 para las puntuaciones de CCP: de -0,9 a 4,5 para las puntuaciones combinadas)
Tanto las puntuaciones de CCP como las puntuaciones combinadas dentro de este intervalo pueden notificarse junto con la probabilidad prevista de recidiva. Aunque el porcentaje de riesgo puede darse de manera continua en todo el intervalo, a continuación se dan ejemplos de puntuaciones de riesgo:


Puntuaciones dentro del intervalo técnico del ensayo pero fuera del intervalo de puntuaciones para las que la predicción clínica está validada (por ejemplo, de -8 a 1,7 y de 3,8 a 8 para CCP: de -8 a -1,0 y de 4,6 a 8 para puntuaciones combinadas)
Si se ha establecido la linealidad de las puntuaciones CCP y de las puntuaciones combinadas dentro de un intervalo de este tipo, puede notificarse entonces la puntuación de CCP o la puntuación combinada calculadas, pero en algunos casos puede que no se facilite el riesgo de recidiva estimado.
Puntuaciones fuera del intervalo técnico del ensayo (por ejemplo, menos de -8 o más de 8 para las puntuaciones de CCP o combinadas)
Estas puntuaciones pueden estar fuera de los límites de detección verificados de este ensayo y pueden representar un artefacto o error técnico. Por tanto, en algunos casos estas puntuaciones pueden no ser notificables.
EJEMPLO 1
Se sometió a prueba la siguiente firma de genes del ciclo celular (CCG) para predecir el tiempo hasta la recidiva química después de la prostatectomía radical.
Tabla A

La expresión media de ARNm para los 31 CCG anteriores se sometió a prueba en 440 muestras FFPE de tumores de próstata usando un modelo de riesgos proporcionales de Cox en Splus 7.1 (Insightful, Inc., Seattle WA). El valor de p de la prueba de razón de probabilidades fue de 3,98 x 10⁵.
La media de la expresión de CCG es robusta al error de medición y a la variación individual entre genes. Con el fin de determinar el número óptimo de genes del ciclo celular para la firma, se sometió a prueba el poder predictivo de la media para conjuntos seleccionados aleatoriamente de desde 1 hasta 30 de los CCG enumerados anteriormente. Esta simulación demostró que existe un número umbral de CCG en un panel que proporciona un poder predictivo significativamente mejorado.
EJEMPLO 2
En un análisis univariante, se encontró que un conjunto de 31 CCG (tabla 7) era un predictor significativo de la
recidiva bioquímica (valor de p = 1,8 x 10⁻⁹) después de RP en pacientes con cáncer de próstata. Esta firma se evaluó adicionalmente para determinar si se sumaba a un nomograma clínico establecido para la recidiva del cáncer de próstata (el nomograma de Kattan-Stephenson). En resumen, el nomograma fue un predictor altamente significativo de recidiva (valor de p de 1,6 x 10⁻¹⁰) y, después de ajustar para el nomograma, la firma de CCG fue un predictor significativo de recidiva bioquímica (valor de p de 4,8 x 10⁻⁵, tabla C).
Pacientes y métodos
Se realizó un seguimiento de ochocientos cuatro pacientes consecutivos de RP durante una mediana de 9,5 años. Las características de los pacientes y los desenlaces del tratamiento de toda la cohorte se han notificado anteriormente (Swanson et al., UROL ONCOL. (2007) 25: 110-114). Se disponía de bloques de tejido y/o portaobjetos de la evaluación patológica final con suficiente tejido para el análisis de 430 pacientes. La cohorte se dividió aleatoriamente en 212 pacientes utilizados para un conjunto de entrenamiento y 199 muestras de pacientes como conjunto de validación.
Expresión génica (métodos estadísticos): la asociación entre la recidiva bioquímica y la expresión de CCG se evaluó usando modelos de RP de Cox para el tiempo hasta la recidiva. Todos los valores de p notificados en este estudio se derivaron de una prueba de razón de probabilidades que comparaba el modelo nulo con el modelo que contenía la variable de prueba. Se seleccionó aleatoriamente un conjunto de 31 CCG (tabla 7, anterior). Los ensayos se usaron para generar datos de expresión de 212 pacientes en el conjunto de entrenamiento. Todos los datos de expresión se generaron por triplicado. Los datos de expresión se combinaron en una firma calculando el nivel de expresión medio para 26 CCG. La asociación entre la recidiva bioquímica y la expresión de CCG se evaluó usando modelos de RP de Cox para el tiempo hasta la recidiva.
Preparación de las muestras y diseño del estudio: se aisló ARN de cortes tumorales FFPE derivadas de 411 pacientes con cáncer de próstata tratados con RP. Se usaron cortes tumorales representativas de 10 pm de grosor para aislar el ARN. Cuando fue necesario, se usó una macro o microdisección de la muestra guiada por un patólogo para enriquecer el tejido tumoral antes del aislamiento del ARN. Ninguna de las muestras de la cohorte de validación se sometió a microdisección. Antes de cualquier análisis, la cohorte se dividió en 212 pacientes para la caracterización inicial de la firma (“conjunto de entrenamiento”) y 199 pacientes para la validación. Las características clínicas de la cohorte de entrenamiento y validación se enumeran en la tabla B.
Tabla B


Resultados
La firma de expresión de CCG (tabla 7, anterior) fue predictiva de la recidiva de la enfermedad en un análisis univariante (valor de p = 1,8 x 10⁻⁹, tabla C). La distribución de la puntuación de firma estaba sesgada hacia valores más altos (menor expresión). El valor mediano de la puntuación de firma se usó para dividir la cohorte de entrenamiento en dos grupos que contenían muestras con expresión de CCG alta o baja. En la figura 2 se muestra la supervivencia frente al tiempo de ambos grupos.
También se evaluó el poder predictivo de la firma de CCG después de tener en cuenta las variables clínicas que se incluyen normalmente en un nomograma posquirúrgico (el nomograma de Kattan-Stephenson). El nomograma fue un predictor muy significativo de la recidiva (valor de p de 1,6 x 10'10). Después de ajustar para el nomograma, la firma de CCG fue un predictor significativo de la recidiva bioquímica (figura 3) en la cohorte de descubrimiento (valor de p de 0,03) y en la cohorte de validación clínica (valor de p de 4,8 x 10⁻⁵).
Tabla C

*Media de la expresión de genes del ciclo celular con imputación de valores faltantes, prueba de razón de probabilidades para el modelo de riesgos proporcionales de Cox.
Para ayudar a comprender la interacción entre el nomograma y la firma de expresión de CCG, se generó un gráfico de dispersión que comparó estos predictores (figura 4) (las estrellas gris claro representan los pacientes cuyo cáncer recidivó, mientras que las estrellas negras representan a los pacientes cuyo cáncer no recidivó). El análisis del gráfico de dispersión mediante medios de KM dividió las muestras en tres agrupaciones basándose únicamente en la puntuación de nomograma. Posteriormente, se descubrió que las agrupaciones se basaban en parámetros clínicos bien comprendidos. Los pacientes en la agrupación de puntuación más baja (116/117) presentaban una enfermedad confinada en órgano. Los pacientes en la agrupación de puntuación media (48/60) tenían al menos un parámetro posquirúrgico que se sabe que está asociado a un mal desenlace (es decir, enfermedad a través de la cápsula, ganglios linfáticos positivos para la enfermedad y/o vesículas seminales positivas para la enfermedad) y un PSA prequirúrgico bajo (<10 ng/ml). Los pacientes en la agrupación de puntuación más alta tenían al menos un parámetro posquirúrgico desfavorable y un PSA prequirúrgico alto. A continuación, los pacientes en las agrupaciones de puntuaciones baja y media se dividieron entre la media de la puntuación de CCG. Los desenlaces para los pacientes en la agrupación de puntuación más alta se predicen adecuadamente mediante el nomograma y, por tanto, no se dividieron adicionalmente. Como resultado, el gráfico de dispersión define cinco grupos de pacientes con tasas de recidiva de la enfermedad del 2%, del 40% (para dos grupos), del 65% y del 80% (tabla D). La tasa de recidiva de los cinco grupos frente al tiempo se muestra en la figura 5.
Tabla D

El gráfico de dispersión mostrado en la figura 4 sugiere que existe una interacción no lineal entre la firma de CCG y el nomograma posquirúrgico. Es decir, la firma de CCG es un mejor predictor en pacientes con puntuaciones de nomograma bajas. Por tanto, el estudio buscó pruebas estadísticas de una interacción entre estas variables en un
modelo multivariante para predecir la recidiva de la enfermedad (tabla E). Hubo pruebas significativas de una interacción favorable tanto en los estudios de entrenamiento como en los de validación. La inclusión del término de interacción en el modelo mejoró drásticamente la significación pronóstica de la firma de CCG después de ajustar para el nomograma (valores de p de 0,0015 en la cohorte de entrenamiento y 1,2 x 10⁻⁸ en la de validación).
Tabla E

EJEMPLO 3
El siguiente estudio tenía como objetivo determinar el número óptimo de CCG que debían incluirse en la firma. Tal como se mencionó anteriormente, los niveles de expresión de CCG están correlacionados entre sí, por lo que era posible que la medición de un pequeño número de genes fuera suficiente para predecir el desenlace de la enfermedad. De hecho, los CCG individuales del conjunto de 31 genes de la tabla 7 (panel C) se añaden significativamente al nomograma de Kattan-Stephenson, tal como se muestra en la tabla F a continuación (después de ajustar para el nomograma y un término de interacción entre el nomograma y la expresión de CCG).
Tabla F


* Valor de p para la prueba de razón de probabilidades del modelo de RP de Cox completo (puntuación de nomograma posterior a RP expresión de ciclo celular nomograma: ciclo celular) frente a reducido (puntuación de nomograma posterior a RP sola) del tiempo hasta la recidiva.
Para evaluar el rendimiento de subconjuntos más pequeños del conjunto de CCG más grande (es decir, paneles de CCG más pequeños), el estudio también comparó lo bien que la firma predice el desenlace en función del número de CCG incluidos en la firma (figura 1). El tiempo hasta la recidiva química después de la cirugía de próstata se regresionó sobre la media de CCG ajustada por la puntuación de nomograma posterior a RP. Los datos consisten en ensayos de TLDA expresados como deltaCT para 199 muestras de tumores de próstata FFPE y 26 CCG y se analizaron mediante un modelo de RP de Cox multivariante. Los valores de p corresponden a la prueba de razón de probabilidades del modelo completo (nomograma media del ciclo celular, incluida la interacción) frente al modelo reducido (sólo nomograma). Tal como se muestra en la tabla G a continuación y en la figura 1, las firmas de CCG pequeñas (por ejemplo, 2, 3, 4, 5, 6 CCG, etc.) se añaden significativamente al nomograma de Kattan-Stephenson:
Tabla G

* Para 1000 subconjuntos extraídos aleatoriamente, de tamaño 1 a 6, de genes del ciclo celular.
EJEMPLO 4
El objetivo de este experimento fue evaluar la asociación entre las mutaciones de PTEN y la recidiva bioquímica en pacientes con cáncer de próstata después de la prostatectomía radical. Se encontró que las mutaciones somáticas de PTEN estaban significativamente asociadas con la recidiva y, lo que es más importante, añadían información pronóstica más allá del nomograma clínico establecido para la recidiva del cáncer de próstata (el nomograma de Kattan-Stephenson) y la puntuación de firma de CCG (descrita en los ejemplos 1 y 2, anteriormente).
Pacientes y métodos
Se realizó un seguimiento de ochocientos cuatro pacientes consecutivos de RP durante una mediana de 9,5 años. Las características de los pacientes y los desenlaces del tratamiento de toda la cohorte se han descrito anteriormente (Swanson et al., UROL. ONCOL. (2007) 25: 110-114). Se disponía de bloques de tejido y/o portaobjetos de la evaluación patológica final con suficiente tejido para el análisis de 430 pacientes. De ellos, se seleccionaron 191 para el cribado de mutaciones de PTEN en función de la cantidad de tumor disponible.
Se aisló ADN genómico de las muestras tumorales FFPE para el cribado de mutaciones de PTEN usando el kit de tejido FFPE para ADN QIAamp (Qiagen, Valencia, CA) según el protocolo del kit. Los portaobjetos FFPE se tiñeron en primer lugar con hematoxilina y eosina y se examinaron por un patólogo para identificar la región tumoral. Después de la desparafinización, se recortó el tejido tumoral de los portaobjetos con una cuchilla de afeitar. En algunas muestras, la disección se facilitó mediante microscopía de captura láser (LCM), debido a la dispersión de las células tumorales.
Las mutaciones se detectaron diseñando cebadores de secuenciación para interrogar la secuencia genómica de PTEN. Los cebadores contenían colas M13 directas e inversas para facilitar la secuenciación. Después de la amplificación, la secuencia de ADN se determinó en un equipo Mega BASE 4500 (GE healthcare) usando la química de colorante-cebador tal como se describe en Frank et al., J. CLIN. ONCOL. (2002) 20:1480-1490. Debido a las dificultades técnicas asociadas con la secuenciación del ADN derivado de material FFPE, cada mutación se detectó mediante al menos dos reacciones independientes de amplificación y secuenciación.
Métodos estadísticos: a menos que se especifique lo contrario, la asociación entre la recidiva bioquímica y las mutaciones de PTEN se evaluó usando modelos de RP de Cox para el tiempo hasta la recidiva. Los valores de p resultantes se derivaron de una prueba de razón de probabilidades que comparaba el modelo nulo con el modelo que contenía la variable de prueba. En este ejemplo (ejemplo 4), la firma de CCG se derivó de 26 CCG (panel D de la tabla 2, anteriormente). Todos los datos de expresión se generaron por triplicado. Los datos de expresión se combinaron en una firma calculando el nivel de expresión medio para 26 CCG. Los datos clínicos fueron las variables incluidas en el nomograma de Kattan-Stephenson.
Resultados
Se encontraron mutaciones de PTEN en 13 individuos (13/191). En este subconjunto de 191 pacientes, PTEN fue un predictor significativo de recidiva bioquímica (valor de p = 0,031). La tasa de recidiva en portadores de mutaciones fue del 69% (9/13) en comparación con el 36% (64/178) en pacientes no mutantes. La diferencia en la tasa de recidiva también es significativa usando una prueba exacta de Fisher (valor de p = 0,034). En el subconjunto de pacientes con datos de parámetros clínicos, puntuación de firma de CCG y mutaciones de PTEN, el estado de PTEN fue un predictor significativo de recidiva bioquímica después de ajustar tanto para los parámetros clínicos como para la firma de CCG (valor de p de 0,024). Finalmente, la combinación de la mutación de PTEN con la firma de CCG fue un mejor predictor del desenlace después de ajustar para parámetros clínicos que el uso de la firma de CCG después de ajustar para los parámetros clínicos (valor de p = 0,0002 para la combinación en comparación con 0,0028 para CCG solamente). Estos resultados muestran que las mutaciones de PTEN proporcionan información sobre la probabilidad de recidiva que no está correlacionada con los parámetros clínicos ni con la firma de CCG, y que el uso de los tres parámetros para evaluar el riesgo de recidiva proporciona una estimación más precisa de la probabilidad de recidiva de lo que era posible anteriormente.
EJEMPLO 5
Este ejemplo describe estudios adicionales para validar y refinar algunas realizaciones de las firmas de CCG de la divulgación.
Pacientes y métodos
Se realizó un seguimiento de ochocientos y cuatro pacientes consecutivos sometidos a prostatectomía radical durante una mediana de 9,5 años. La mediana de edad fue de 67 años. El estadio clínico fue Tl 34%, T266% y T3 <1%. La mediana de PSA preoperatorio fue de 6,6 ng/ml, con un 72% < 10 ng/ml y un 28% > 10 ng/ml. Se entintaron las muestras y se registraron los parámetros clínicos en cuanto a margen del cuello vesical o de la uretra positivo, invasión de la cápsula, extensión a través de la cápsula, márgenes positivos y afectación de las vesículas seminales. La recidiva bioquímica se definió como un PSA >0,3 ng/ml. Para este estudio había un acceso a los datos clínicos de 690 pacientes. Se disponía de bloques de tejido y/o portaobjetos de la evaluación patológica final con suficiente tejido para el análisis de 442 pacientes. La cohorte se dividió en 195 pacientes para una cohorte de entrenamiento y 247 pacientes para la validación.
Selección de genes
Se realizaron ensayos de 126 CCG y 47 genes HK (de mantenimiento) contra 96 muestras FFPE de tumores de próstata anónimas obtenidas comercialmente, sin desenlaces ni otros datos clínicos. La hipótesis de trabajo era que los ensayos medirían con distintos grados de precisión el mismo fenómeno subyacente (proliferación del ciclo celular dentro del tumor para los CCG y concentración de la muestra para los genes HK). Los ensayos se clasificaron según el coeficiente de correlación de Pearson entre el gen individual y la media de todos los genes candidatos, que es la mejor estimación disponible de la actividad biológica. Los resultados de la correlación de cada uno de los 126 CCG con la media se presentan en la tabla 23. Sin incluir los CCG con una expresión promedio baja, o los ensayos que produjeron fallos en las muestras, aproximadamente la mitad de los CCG tuvieron correlaciones inferiores a 0,58, y una cuarta parte de los genes HK tuvieron correlaciones inferiores a 0,95. Estos ensayos se eliminaron, dejando un subconjunto de 56 CCG (panel G) y 36 genes HK candidatos (tablas 11 y 12). Se volvieron a calcular los coeficientes de correlación en este subconjunto y se realizó la selección final a partir de la lista clasificada.
Expresión génica
Se extrajo ARN total de cortes tumorales FFPE representativas de 5 pm de grosor. Las muestras se desparafinizaron usando un baño de xileno y posteriormente se hidrataron en series graduales de baños de etanol. Después de eso, la región tumoral se diseccionó del portaobjetos con una cuchilla de afeitar siguiendo las instrucciones del patólogo. Alternativamente, la región tumoral se diseccionó directamente en un tubo Eppendorf y se eliminó la parafina usando xileno y se lavó con etanol. Después, las muestras se trataron durante la noche con digestión con proteinasa K a 55°C. El ARN total se extrajo usando RNeasy FFPE o miRNeasy (Qiagen) tal como describe el fabricante (con la única excepción de la digestión prolongada con proteinasa K descrita anteriormente). El ARN total aislado se trató con ADNasa I (Sigma) antes de la síntesis de ADNc. Posteriormente, se empleó el kit de archivo de ADNc de alta capacidad (Applied Biosystems) para convertir el ARN total en ADNc monocatenario, tal como describe el fabricante. Se necesitó un mínimo de 200 ng de ARN para la reacción de RT.
Antes de medir los niveles de expresión, el ADNc se amplificó previamente con una reacción conjunta que contenía ensayos TaqMan. Las condiciones de la reacción de amplificación previa fueron: 14 ciclos de 95°C durante 15 s y 60°C durante 4 minutos. El primer ciclo se modificó para incluir una incubación de 10 minutos a 95°C. La reacción de amplificación se diluyó 1:20 usando el tampón t E 1X antes de su carga en los matrices de baja densidad de TaqMan™ (TLDA, Applied Biosystems) para medir la expresión génica.
Puntuación de CCG
La puntuación de CCG se calcula a partir de la expresión de ARN de 31 CCG (panel F) normalizada por 15 genes de mantenimiento (HK). Los números relativos de c Cg (31) y genes HK (15) se optimizaron para minimizar la varianza de la puntuación de CCG. La puntuación de CCG es la media no ponderada de los valores CT para la expresión de los CCG, normalizada por la media no ponderada de los genes HK, de modo que los valores más altos indican una mayor expresión. Una unidad equivale a un cambio de dos veces en la expresión. Los valores faltantes se imputaron usando la expresión media para cada gen determinada en el conjunto de entrenamiento usando únicamente muestras de buena calidad. Las puntuaciones de CCG se centraron en el valor medio, también determinado en el conjunto de entrenamiento.
Se realizó un experimento de dilución con cuatro de las muestras comerciales de próstata para estimar el error de medición de la puntuación de CCG (ee = 0,10) y el efecto de los valores faltantes. Se comprobó que la puntuación de CCG permanecía estable a medida que disminuía la concentración hasta el punto de 5 fallos del total de 31 CCG. Basándose en este resultado, a las muestras con más de 4 valores faltantes no se les asignó una puntuación de CCG.
El umbral de puntuación de CCG para determinar el bajo riesgo se basó en la puntuación de CCG más baja de recidivas en el conjunto de entrenamiento. Luego, el umbral se ajustó a la baja en 1 desviación estándar para optimizar el valor predictivo negativo de la prueba.
Modelo de riesgo clínico
Se usó un modelo de riesgos proporcionales de Cox para resumir los datos de parámetros clínicos disponibles y estimar el riesgo clínico previo de recidiva bioquímica para cada paciente. El conjunto de datos consistió en 195 casos del conjunto de entrenamiento y otros 248 casos con información de parámetros clínicos pero muestra insuficiente para medir la expresión de ARN. Se realizaron pruebas univariantes de los parámetros clínicos que se sabe que están asociados con el desenlace (véase la Tabla H a continuación). Los parámetros no significativos se excluyeron del modelo. Se creó una variable compuesta para la enfermedad confinada en órgano, con invasión definida como márgenes quirúrgicos, extensión extracapsular o afectación de cualquiera de las vesículas seminales, márgenes del cuello vesical/uretra o ganglios linfáticos. La variable compuesta de enfermedad confinada en órgano resultó más significativa en el modelo que cualquiera de sus cinco componentes, algunos de los cuales estaban correlacionados unos con otros o no eran prevalentes. El ajuste del modelo se realizó utilizando los criterios AIC para las covariables posoperatorias.
Tabla H: Análisis univariante de los parámetros clínicos y asociación con la recidiva bioquímica.
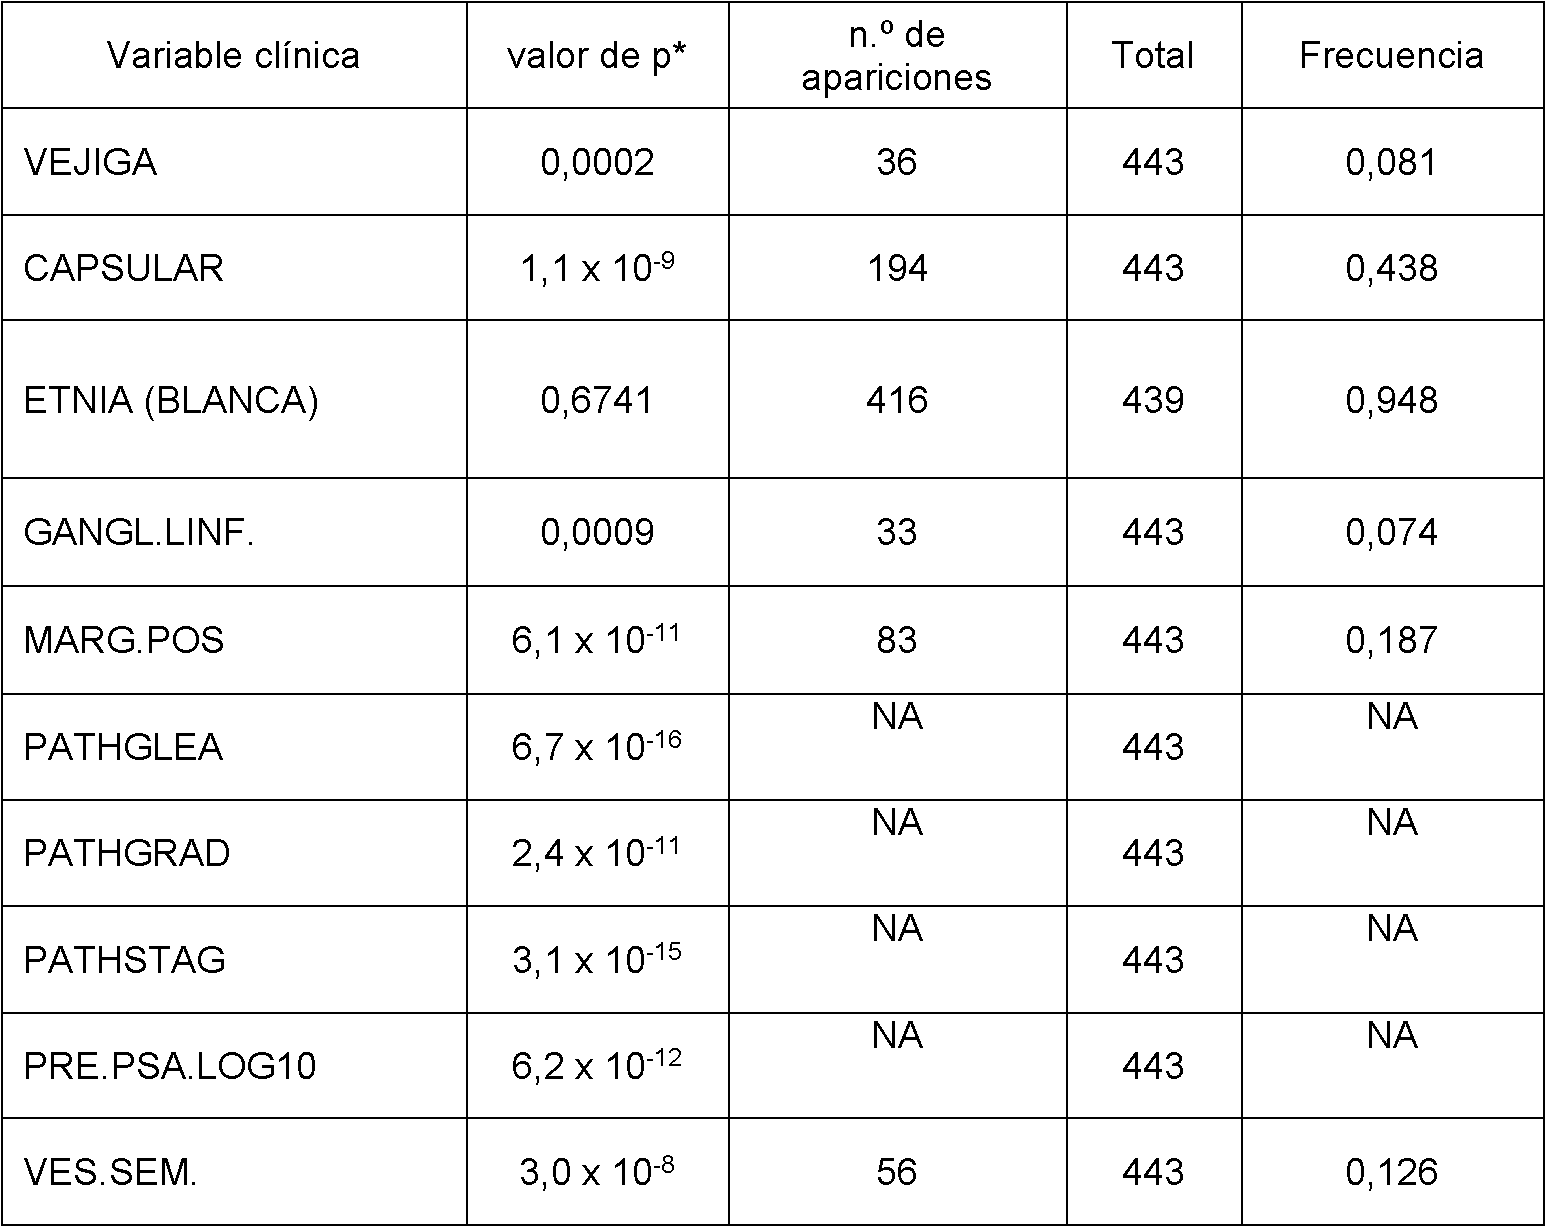

El modelo final (es decir, el nomograma) tiene variables binarias para la enfermedad confinada en órgano y la puntuación de Gleason menor que o igual a 6, y una variable continua para el PSA logarítmico (tabla I). Este modelo incluye todos los parámetros clínicos incorporados en el nomograma posterior a la RP (es decir, el nomograma de Kattan-Stephenson), excepto el año de la RP y los dos componentes de la puntuación de Gleason. La distribución del riesgo clínico previo muestra tres ganglios distintos (figura 8). Se usó la agrupación de ^-medias con 3 centros para establecer el umbral de la agrupación de bajo riesgo, que comprende aproximadamente el 50% de la muestra.
Tabla I: modelo clínico

Análisis estadístico
Los parámetros clínicos se compararon entre los conjuntos de entrenamiento y de validación usando la prueba de la t de Student para los parámetros continuos y la prueba exacta de Fisher para los parámetros categóricos. El riesgo clínico previo de recidiva bioquímica de los pacientes después de la cirugía se estimó mediante una puntuación de nomograma posterior a RP que resumía 7 covariables. Se usó la agrupación de ^-medias de la puntuación de nomograma para clasificar a los pacientes como de bajo o alto riesgo clínico previo. Los datos de expresión se expresaron como CT (el ciclo de PCR en el que la intensidad de fluorescencia supera un umbral predeterminado) de cada CCG normalizado por la media de los 15 genes de mantenimiento (tabla 12 anterior).
Las muestras de mala calidad se excluyeron del análisis para eliminar las muestras de mala calidad o las lecturas dudosas sin comprometer la integridad de la firma al excluir inadvertidamente muestras con baja expresión de CCG. Por consiguiente, los umbrales de limpieza o filtrado de los datos se fijaron de manera conservadora. Los niveles medios de expresión de los genes HK de cada muestra, que eran superiores a los de los CCG, se usaron para identificar las muestras de mala calidad. Las métricas técnicas de la eficiencia de amplificación y las desviaciones estándar excesivamente altas de las réplicas se usaron para identificar mediciones de CT poco fiables. No se permitieron fallos de genes HK, ni más de 1 fallo de 3 réplicas para los CCG.
La asociación entre la recidiva bioquímica y la expresión de CCG después de ajustar para el riesgo clínico predicho por los parámetros clínicos se evaluó usando un modelo de riesgos proporcionales de Cox para el tiempo hasta la recidiva. El supuesto de riesgos proporcionales de no dependencia temporal se sometió a prueba para el modelo completo de la firma de CCG más la puntuación binaria de parámetros clínicos con un término de interacción, y para la firma de CCG sólo en los subconjuntos de riesgo clínico. No fue significativo ni en el entrenamiento ni en la validación, lo que indica que no hay pruebas de dependencia temporal. Todos los valores de p indicados proceden de una prueba de razón de probabilidades que compara el modelo reducido o nulo con el modelo que contiene la variable de prueba. Los gráficos de Kaplan-Meier se usan para mostrar las probabilidades de supervivencia estimadas para subconjuntos de pacientes; sin embargo, los valores de p proceden de la prueba de razón de probabilidades de Cox para los valores continuos de la variable. Todos los análisis estadísticos se realizaron en S+ versión 8.1.1 para Linux (TIBCO Spotfire) o R 2.9.0 (http://www.r-project.org).
Resultados
Se aisló ARN de cortes tumorales FFPE derivadas de 442 pacientes con cáncer de próstata tratados con RP. La cohorte se dividió en 195 pacientes para la caracterización inicial de la firma (“conjunto de entrenamiento”) y 247 pacientes para la validación. Los parámetros clínicos de la cohorte de entrenamiento y de validación se enumeran en la Tabla J. No hubo diferencias significativas después de ajustar para comparaciones múltiples.
Tabla J: parámetros clínicos de las cohortes de pacientes de entrenamiento y de validación

Para analizar la firma de CCG para este estudio, se sometieron a prueba 126 CCG en ARN derivado de 96 tumores de próstata (tabla 11). Las muestras tumorales eran anónimas y no estaban asociadas con datos clínicos. De este conjunto de genes, se seleccionaron 31 genes (panel F) para su inclusión en la firma (tabla K). Los genes se seleccionaron en función de su rendimiento técnico y de lo bien que se correlacionada cada gen con el nivel de expresión medio de todo el conjunto de CCG en las 96 muestras anónimas.
Tabla K: firma de CCG del conjunto de entrenamiento (panel F)

Para evaluar la utilidad pronóstica de la firma de CCG, se generaron datos de expresión en 195 pacientes en el conjunto de entrenamiento. Dado que los niveles de expresión génica individuales estaban correlacionados, se combinaron en una puntuación de firma calculando la expresión media para el conjunto completo de 31 genes (panel F), normalizada por 15 genes de mantenimiento (tabla 12). La distribución de la puntuación de CCG se centró en cero, y cada unidad de puntuación corresponde a un cambio de 2 veces en el nivel de expresión. Las muestras de mala calidad se identificaron observando una baja expresión de los genes de mantenimiento o un número inaceptable de fallos de CCG, y se excluyeron del análisis. Después de aplicar las reglas de exclusión, quedaban 140 muestras disponibles para el análisis. La asociación entre la recidiva bioquímica y la expresión de CCG se evaluó mediante modelos de RP de Cox para el tiempo hasta la recidiva. Un valor elevado de expresión de CCG fue predictivo de recidiva de la enfermedad en un análisis univariante (valor de p= 0,01, tabla 17).
A continuación, se evaluó la utilidad pronóstica de la firma de CCG después de tener en cuenta los parámetros clínicos que se sabe que están asociados con la recidiva después de la RP. Para tener en cuenta las medidas clínicas en el análisis, se creó un modelo/nomograma que incluía el PSA preoperatorio, la puntuación de Gleason y la evidencia de enfermedad fuera de la próstata (es decir, cualquier extensión extracapsular o patología posquirúrgica positiva en ganglios linfáticos, márgenes, cuello vesical, margen de la uretra o vesículas seminales). El modelo se optimizó en 443 pacientes (tablas 13 y 14), incluyendo todos los pacientes de los que se tenían datos clínicos pero que no estaban en el conjunto de validación, y fue un predictor altamente significativo de recidiva en la cohorte de entrenamiento (valor de p = 2,5 x 10⁻¹¹). La distribución de las puntuaciones del modelo clínico contenía varios modos (figura 8), que separaban los grupos de pacientes de alto y bajo riesgo. Por tanto, la puntuación se usó posteriormente como variable binaria (alto o bajo riesgo). La agrupación de bajo riesgo se correlacionó con un conjunto coherente de parámetros clínicos. Específicamente, la gran mayoría (215/218) tenía enfermedad confinada en órgano y puntuación de Gleason < 7. Además, el 80% tenía un PSA prequirúrgico bajo (< 10 ng/ml). Los pacientes de la agrupación de alto riesgo (N=225) eran más heterogéneos, pero tendían a presentar características clínicas que se sabe que están asociadas con un mal desenlace (por ejemplo, Gleason > 6 y/o enfermedad a través de la cápsula).
El análisis multivariante del conjunto de entrenamiento que incorporaba el modelo clínico binario mostró evidencias de una interacción no lineal entre la firma de expresión y los parámetros clínicos (tabla L). Para ayudar a comprender la naturaleza de esta interacción, se generó un gráfico de dispersión comparando estos predictores (figura 8). Tal como resulta evidente a partir de la figura, la puntuación de c Cg resultó útil para evaluar el riesgo de recidiva en pacientes definidos como de bajo riesgo por los parámetros clínicos. De hecho, incluso después de ajustar para el modelo clínico dentro de los pacientes de bajo riesgo, la firma de CCG fue un fuerte predictor de recidiva bioquímica (valor de p = 0,0071).
Tabla L: resumen estadístico


Se usaron los datos de entrenamiento en el gráfico de dispersión para establecer una puntuación de umbral optimizada de -0,16 para la firma de CCG (la puntuación de c Cg media es cero). La figura 12 muestra este umbral aplicado a los 443 pacientes estudiados en este ejemplo. El cuarenta por ciento de los pacientes de bajo riesgo se sitúan por debajo de este umbral, y se seleccionó de forma que no hubiera recidivas a los 10 años después de la RP (es decir, un valor predictivo negativo [VPN] del 100%). Como resultado del establecimiento de valores de umbral tanto para el modelo clínico como para la puntuación de CCG, el gráfico de dispersión se dividió en cuatro secciones con tasas de recidiva del 0% (CCG bajo) y del 26% (CCG alto) para los pacientes de bajo riesgo; y del 60% (CCG bajo) y del 50% para los pacientes de alto riesgo.
A continuación, se generaron datos de expresión de CCG en 247 pacientes en la cohorte de validación. Treinta y dos muestras se eliminaron de los análisis adicionales según las reglas de exclusión desarrolladas en la cohorte de entrenamiento. El panel F fue un predictor significativo de recidiva bioquímica en un análisis univariante (valor de p = 5,8 x 10⁻⁸, tabla 1). Después de ajustar para el modelo clínico binario, la firma de CCG fue altamente predictiva de recidiva en la cohorte de validación (valor de p de 8,3 x10⁻⁷), y como en el conjunto de entrenamiento, hubo evidencia significativa de una interacción no lineal entre variables. La firma de c Cg fue informativa en todo el espectro de riesgo definido clínicamente (tabla 17). En cuanto a validación de los resultados de entrenamiento, el valor de p para la asociación entre recidiva y firma de CCG en pacientes de bajo riesgo fue de 1,9 x 10⁻⁴.
Se aplicó el umbral de CCG derivado del presente análisis de la cohorte de entrenamiento al conjunto de datos de validación (figura 9). Los pacientes de bajo riesgo con puntuaciones de CCG por debajo del umbral tenían una tasa de recidiva prevista a los 10 años del 5% (equivalente a un VPN validado de 0,95). En general, la combinación de la puntuación de CCG y los parámetros clínicos dividió la cohorte en cuatro grupos con tasas de recidiva previstas a los 10 años del 5%, del 22%, del 36% y del 70% (tabla M). En las figuras 10 y 11 se muestra la tasa de recidiva prevista frente a la puntuación de CCG para los pacientes de la cohorte de validación.
Tabla M: resumen de las tasas de recidiva en la cohorte de validación definida por riesgo clínico y puntuación de
CCG

Se sometió a prueba el umbral validado frente a diversas definiciones de pacientes de bajo riesgo (tabla N). La puntuación de firma fue un indicador pronóstico significativo en una variedad de definiciones clínicas de bajo riesgo y, dependiendo de la definición, generó una tasa de recidiva predicha a los 10 años de 0,05 a 0,10.
Tabla N: VPN de la firma de CCG en otras definiciones de pacientes de bajo riesgo

Comentario
Los presentes inventores han desarrollado y validado una firma molecular pronóstica para el cáncer de próstata. La firma se basa en la medición de los niveles de expresión de ARNm de los genes del ciclo celular (CCG). Por definición, la expresión de los CCG se regula en función de la fase del ciclo celular. Es decir, se activan en fases específicas del ciclo celular, de modo que las células en crecimiento activo tienen mayores niveles de expresión de CCG que las células quiescentes. Presumiblemente, este hecho subyace a la capacidad de la firma para predecir la progresión del cáncer. Sin querer limitarse a la teoría, se cree que al medir los niveles de expresión de CCG se están midiendo indirectamente la tasa de crecimiento y la agresividad inherente del tumor, lo que en última instancia repercute en la probabilidad de recidiva del cáncer de próstata después de la prostatectomía.
Existe una distinción importante entre este estudio y muchos otros que han intentado generar firmas moleculares pronósticas. A menudo, los estudios similares comienzan con un gran número de biomarcadores candidatos (que a veces superan los 1.000 genes) que luego se evalúan en busca de su asociación con un fenotipo clínico de interés. En ocasiones, este enfoque puede adolecer de pruebas múltiples inherentes, lo que puede hacer que la importancia de la firma derivada sea incierta. En este caso se ha sometido a prueba una única hipótesis: el CCG sería pronóstico en el cáncer de próstata (de hecho, se seleccionaron los genes en función de su correlación con la expresión de la CCG, no en función de su asociación con la recidiva). Y puesto que la expresión de CCG está correlacionada, se combinaron los datos de expresión en una firma predictiva determinando el valor medio de expresión de todos los
genes de la firma. La simplicidad de este enfoque, desde el punto de vista biológico y computacional, respalda la opinión de que es probable que la afirmación principal de este estudio sea muy sólida y se reproduzca en estudios posteriores.
La firma de CCG (panel F) es predictiva de manera independiente y se añade significativamente al poder predictivo de los parámetros clínicos normalmente empleados para predecir la recidiva de la enfermedad después de la cirugía. Esto es cierto tanto en la cohorte de entrenamiento como en la de validación.
La firma es inmediatamente útil para definir el riesgo de los pacientes que presentan parámetros clínicos de bajo riesgo. En este caso, se definió esencialmente el bajo riesgo como Gleason <7, PSA<10 y enfermedad confinada en órgano. La puntuación de firma de CCG subdivide eficazmente el grupo de bajo riesgo en pacientes con tasas de recidiva muy bajas (5%) y un mayor riesgo de recidiva (22%) (figura 9 y tabla M). Este es el efecto más drástico de la firma molecular, redefinir con precisión el riesgo de los pacientes previamente definidos como de bajo riesgo basándose en parámetros clínicos. Cabe destacar que dentro de esta subpoblación de pacientes (es decir, pacientes definidos como de bajo riesgo basándose en parámetros clínicos) los parámetros clínicos no son especialmente pronósticos (véase la tabla L). Por tanto, como prueba diagnóstica, la firma podría ser útil para un gran número de pacientes. En este estudio, casi el 60% de la cohorte se caracterizó como de bajo riesgo y se esperaba que el 40% de ellos tuviera puntuaciones de CCG bajas. Por tanto, la firma de CCG puede predecir enfermedad indolente en una cuarta parte de los pacientes que han sido identificados previamente como de alto riesgo (y, por tanto, identificados como candidatos a prostatectomía radical). Finalmente, los datos de validación en particular sugieren que la firma de CCG puede ser útil para definir el riesgo en todos los pacientes. Específicamente, ayudó a dividir a los pacientes definidos como de alto riesgo según los parámetros clínicos en aquellos con tasas de recidiva del 30% y del 70% (tabla M).
La combinación de los parámetros clínicos y la firma de CCG permite a los médicos predecir con mayor precisión el riesgo de fallo quirúrgico y, por tanto, identificar el transcurso de intervención terapéutica adecuado. Tal como se demostró, la firma mejora drásticamente la predicción de recidiva en pacientes que presentan parámetros clínicos generales de enfermedad no agresiva (tabla N). Dentro de este subgrupo clínico, los pacientes con puntuaciones de CCG bajas se beneficiarían de la seguridad absoluta de que no está indicado ningún tratamiento adicional. Por el contrario, el grupo con CCG alto puede requerir una intervención inmediata. Los pacientes con parámetros clínicos posquirúrgicos desfavorables se benefician de la radioterapia complementaria. Por tanto, la firma de CCG debería predecir la eficacia de la radiación complementaria para pacientes con características clínicas de bajo riesgo y puntuaciones de CCG altas. En la cohorte de validación, los pacientes con puntuaciones de c Cg altas y enfermedad más allá de la próstata tienen una tasa de recidiva del 70%, lo que debería identificar claramente a los pacientes que son buenos candidatos para la radiación complementaria. Por tanto, la combinación de parámetros clínicos y la firma de CCG conduce claramente a una definición más precisa del riesgo del paciente, lo que debería permitir una evaluación más inteligente de la necesidad de tratamiento adicional.
EJEMPLO 6
Algunos de los paneles de CCG descritos en el presente documento se evaluaron adicionalmente para determinar su capacidad de pronóstico en otros tipos de cáncer. Se encontró que los paneles C, D y F fueron pronósticos en diversos grados en el cáncer de vejiga, cerebro, mama y pulmón.
Métodos
Los datos de expresión génica y de pacientes se obtuvieron de los siguientes conjuntos de datos disponibles públicamente: GSE7390 (Desmedt et al., CLIN. CANCER RES. (2007) 13:3207-14; PMID 17545524); GSE11121 (Schmidt et al., CANCER RES. (2008) 68:5405-13; PMID 18593943); GSE8894 (Son et al.; sin publicar); Shedden (Shedden et al., NATURE MED. (2008) 14: 822; PMID 18641660); GSE4412 (Freije et al., CANCER RES. (2004) 64:6503-10; PMID 15374961); GSE4271 (Phillips et al., CANCER CELL (2006) 9:157-73; PMID 16530701); GSE5287 (Als et al., CLIN. CANCER RES. (2007) 13:4407-14; PMID 17671123). Cada uno de estos conjuntos de datos tiene asociada una descripción detallada de los procedimientos experimentales usados en la recopilación de datos de expresión y de pacientes. Los micromatrices de expresión usados para generar cada conjunto de datos se resumen a continuación en la tabla O.
Tabla O

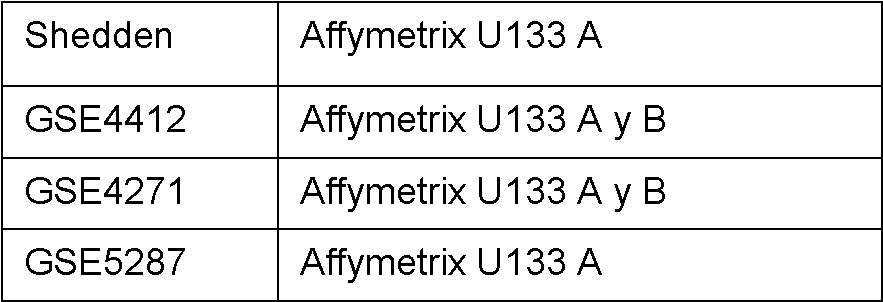
Los datos de expresión de cada uno de los genes en los paneles C, D y F se recopilaron a partir de estos conjuntos de datos y se determinó el nivel de expresión medio de cada panel para cada paciente, cuyo desenlace clínico se conocía (por ejemplo, recidiva, progresión, supervivencia libre de progresión, supervivencia global, etc.). La puntuación de CCG es una expresión promedio de los genes de un panel. Si un gen está representado por más de un conjunto de sondas en la matriz, la expresión génica es una expresión promedio de todos los conjuntos de sondas que representan al gen. La asociación entre la puntuación de CCG y la supervivencia o la recidiva de la enfermedad se sometió a prueba usando un modelo de riesgos proporcionales de Cox univariante y multivariante. El análisis multivariante se realizó cuando se disponía de parámetros clínicos relevantes (grado en el cáncer cerebral, estadio en el cáncer de pulmón, NPI en el cáncer de mama).
Resultados
Tal como se muestra en la tabla P a continuación, cada panel, en el análisis univariante, fue un factor pronóstico en cada uno de los cánceres analizados.
Tabla P

Tal como se muestra en la tabla Q a continuación, cada panel fue también pronóstico en el análisis multivariante cuando se combinó con al menos un parámetro clínico (o nomograma).
Tabla Q

EJEMPLO 7
Para el presente experimento, los casos se definieron como varones que murieron de cáncer de próstata en un plazo de 5 años. Los controles se definieron como varones que vivieron al menos 10 años. A continuación, los casos y los controles se ordenaron por clasificación mediante la puntuación combinada (tal como se explica en los párrafos [0066]-[0068] anteriores). En la figura 18 se muestra la distribución de casos y controles por puntuación combinada. Se seleccionaron 25 casos con las puntuaciones combinadas más bajas y 31 controles con las puntuaciones combinadas más altas para el análisis de expresión del transcriptoma usando Illumina™ Hi-Seq 2000TM. El aislamiento del ARN y la construcción de bibliotecas se realizaron según el protocolo del fabricante.
Análisis estadístico
La expresión de ARN se mide para todos los productos de transcripción (TP). Los recuentos brutos se normalizaron mediante el percentil 75° de todos los TP de cada muestra y serie, y luego se convirtieron al logaritmo de base 2. Los múltiples TP para el mismo locus génico se combinan en un gen unificado (UG).
Los datos de expresión de ARN para cada muestra se recopilaron a partir de los TP del conjunto de locus con TP único y de los UG del conjunto de locus con múltiples TP. Para poder incluir los transcritos con recuentos nulos, se usó el logaritmo de base 2 de los recuentos normalizados 1 para el análisis.
El análisis primario se diseñó para hallar asociaciones entre la expresión del ARN y el estado de casos y controles. Se realizaron pruebas de Kolmogorov-Smirnov en cada locus, y los resultados se clasificaron según el valor de p. Además, cada uno de los genes candidatos se sometió a prueba en un modelo de regresión logística que incluía la puntuación de CCP, el PSA sérico y Gleason.
Resultados
Basándose en el análisis del transcriptoma completo, se identificó que seis genes candidatos (tabla R) estaban asociados con la muerte por cáncer de próstata después del ajuste para la puntuación de CCP y los parámetros clínicos. Todos estos genes tenían un valor de p inferior a 0,001 en el modelo multivariante. En la figura 19 se muestra la distribución de los valores de p observados en comparación con los esperados (al considerar que no existe asociación). Algunos valores de p estaban asociados de manera más significativa con la muerte por cáncer de próstata de lo esperado por azar.
Tabla R: Panel H

Con parámetros ligeramente diferentes, se identificaron los siguientes genes como los mejores predictores (tabla S):
Tabla S: Panel H
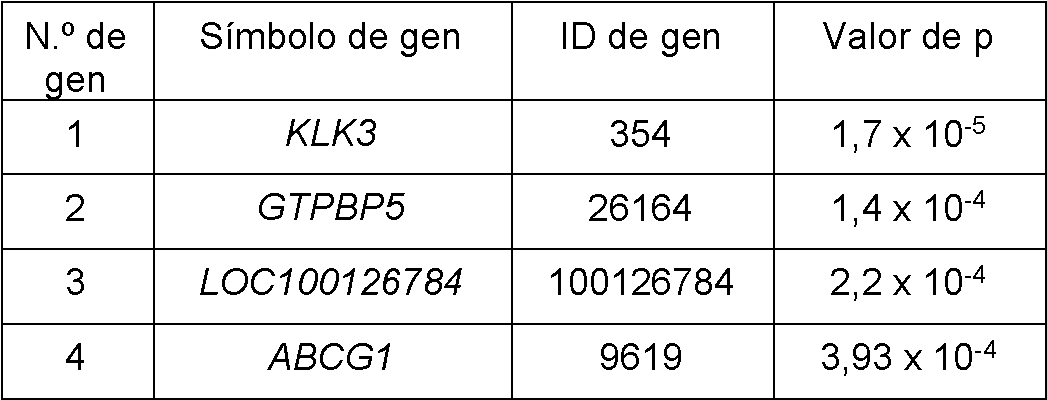

En las figuras 20 y 22 se muestran los perfiles de expresión de ARN subyacentes a los valores de p significativos. El gen mejor clasificado fue KLK3. Los niveles bajos de ARN de KLK3 estaban asociados con un mal pronóstico. Los niveles de expresión de ARN de KLK3 no estaban correlacionados con el PSA sérico (coeficiente de correlación de Pearson con el logaritmo del PSA sérico = 0,13, valor de p=0,33). La expresión de ARN de KLK3 predice el estado de casos y controles independientemente de Gleason (figura 21).
EJEMPLO 8
El panel F se combinó con determinadas características clínicas y/o estratificadores de riesgo clínico y se demostró que la(s) combinación/combinaciones predecía(n) el riesgo de muerte específica de cáncer de próstata en muestras de biopsia.
Pacientes y muestras
Las muestras se analizaron siguiendo el procedimiento descrito en los ejemplos anteriores (en algunos casos se usaron datos del análisis de muestras real descrito en los ejemplos anteriores). Se combinaron datos de muestras de pacientes con cáncer de próstata de seis cohortes diferentes, designadas como P1, P2, P3, P4, P5A, P5B y P7 (P5A y P5B eran subconjuntos distinguibles (prostatectomía radical frente a radiación) de una cohorte P5 más grande). Las características de estas cohortes se proporcionan en la tabla T.
Tabla T

Sólo se incluyó a los pacientes que disponían de toda la información clínica necesaria para calcular la puntuación de CAPRA. También se excluyeron de cualquier análisis los pacientes a los que podía asignarse una categoría de riesgo según la AUA pero que no disponían de una puntuación de CAPRA. En todas las cohortes, los datos de tiempo transcurrido hasta el acontecimiento se censuraron a los 10 años. El inicio fue la fecha de diagnóstico para los pacientes con muestras de TURP y biopsia por punción y la fecha de cirugía para los pacientes con muestras de tumor quirúrgico. Los tiempos se registraron en días para todos los estudios excepto P1, P5A y P5B, que fueron en meses, y se convirtieron a días mediante un factor de 365,25/12. Para los pacientes cuyo estadio clínico no incluía el subestadio, se realizaron las siguientes conversiones: T1 a T1A, T2 a T2A y T3 a T3A.
Se definieron tres subconjuntos diferentes para entrenar la puntuación combinada (entrenamiento), validar la puntuación combinada y estimar el riesgo de muerte por cáncer de próstata (validación) y caracterizar la distribución de la puntuación de CCP en la población clínica estadounidense (clínica estadounidense). Estos se presentan en la tabla U.
Tabla U


Estratificación del riesgo según la AUA
El nomograma/directrices según la AUA estratifica el riesgo de fallo del PSA y la mortalidad específica de cáncer de próstata tras prostatectomía radical, radioterapia de haz externo o braquiterapia intersticial de próstata. Véase American Urological Association, Guideline for the Management of Clinically Localized Prostate Cancer: 2007 Update (disponible en el sitio web de la AUA). La categoría de riesgo de cada paciente se determinó según las directrices interpretadas a continuación (Directrices de la AUA 2007, página 10). Los individuos con estadio clínico T1A o T1B, o estadio clínico T3, se asignaron a categorías de riesgo a pesar de que las directrices según la AUA no son técnicamente aplicables en estos estadios.
Bajo: PSA < 10 ng/ml Y puntuación de Gleason < 6 Y estadio clínico < T2A
Intermedio: (PSA > 10 y < 20 ng/ml O puntuación de Gleason = 7 O estadio clínico = T2B) Y no reúne los requisitos para alto riesgo
Alto: PSA > 20 ng/ml O puntuación de Gleason > 7 O estadio clínico > T2C
Nomograma de CAPRA
CAPRA es un predictor preoperatorio de recidiva de enfermedad después de la prostatectomía radical. Véase Cooperberg et al., J. UROl . (2005) 173: 1938-1942. Las puntuaciones (de 0 a 10) se calcularon según un sistema de puntos, que se interpreta a continuación (véase Cooperberg et al. en la tabla 1). A los pacientes con estadio clínico T3B o superior se les asignó una puntuación, aunque técnicamente no se aplicó el sistema de puntuación. Los pacientes con PSA < 2 ng/ml se incluyeron en el intervalo más bajo, que es (2, 6] en Cooperberg et al. Se usaron el estadio clínico y los grados de Gleason en lugar de datos patológicos en las cohortes posteriores a prostatectomía, aunque la puntuación de CCP procedía de una muestra del tumor quirúrgico en lugar de una biopsia.
PSA(ng/ml) Puntuación de Gleason
• 0 [0, 6] • 0 Primario 1-3; Secundario 1-3 * 1 (6, 10] • 1 Primario 1-3; Secundario 4-5
• 2 (10, 20] • 3 Primario 4 -5 ; Secundario 1-5
• 3 (20, 30]
• 4 ( 30 , 100] Puntuación de Gleason para pacien • Pacientes exluidos co n P S A > 100 tes con grados de componente
según los criterios de exclusión del estudio. • 0 G leaso n < 7
• 1 G leaso n 7
Estadio clínico • 3 G leaso n > 7
• 0 T 1 /T 2
• 1 > T 3A Edad de diagnóstico
• 0 < 50 años
Porcentaje de núcleos positivos • 1 > 50 años
• 0 < 34%
• 1 > 34%
Desarrollo de la puntuación combinada
La puntuación combinada se ajustó en el conjunto de entrenamiento mediante un modelo de riesgos proporcionales de Cox estratificado por cohorte. La estratificación por cohortes se ajustó para tener en cuenta las diferencias en los perfiles de supervivencia que podrían producirse por diversos regímenes de tratamiento y criterios de valoración en cada cohorte. CAPRA se trató como una variable de valor entero (0-10) y la puntuación de CCP como una variable numérica continua. Para garantizar que CAPRA era un predictor aproximadamente lineal, se sometió a prueba el término cuadrático. Fue significativo (X2 = 8; valor de p=0,0041), pero menor en comparación con el término lineal (X2 = 53, valor de p < 10-12).
Las interacciones con la cohorte se sometieron a prueba en un modelo preliminar para confirmar que el pronóstico de la puntuación de CCP y CAPRA no dependía de la cohorte. La interacción tuvo un valor de p de 0,059 con CAPRA; y un valor de p de 0,050 con la puntuación de CCP, y no se incluyó en el modelo final (tabla V).
Tabla V

Basándose en este modelo, la puntuación combinada se definió como
Puntuación combinada = 0,39*CAPRA 0,57*Puntuación de CCP
Validación de la puntuación combinada
La puntuación combinada se validó en P2, una cohorte de biopsia por punción de pacientes tratados de manera conservadora (vigilancia activa/conducto expectante) con muerte por cáncer de próstata como desenlace (tabla W). Hubo 33 (18%) muertes entre los 180 pacientes. En un modelo multivariante en el que se añadió CAPRA a la puntuación combinada, el valor de p para la puntuación combinada fue de 0,0028 y el valor de p para CAPRA fue de 0,58, lo que confirma que la puntuación combinada tuvo en cuenta adecuadamente tanto CAPRA como la puntuación de CCP en la cohorte de validación.
Tabla W

Predicción del riesgo de mortalidad
El riesgo predicho de muerte por cáncer de próstata en los 10 años siguientes al diagnóstico se estimó en la cohorte de validación P2. Los tiempos se censuraron a los 10 años (120 meses) y el riesgo predicho se estimó en el momento del último acontecimiento (118,1109 meses). El intervalo de las puntuaciones de CCP en el conjunto de validación (n=180) fue de -0,8 a 4,1. Los riesgos de mortalidad de la muestra se muestran en los párrafos [00186] y [00197] anteriores.
Reestratificación del riesgo según la AUA basándose en la puntuación de CCP o puntuación combinada
Se determinó el percentil correspondiente a cada incremento de 0,1 de la puntuación de CCP para las muestras clínicas estadounidenses de cada cohorte dentro de cada categoría de riesgo según la AUA. Se excluyeron los individuos con estadios clínicos de T3, quedando 1219 (97%) de los 1262 disponibles. El percentil para cada paciente fue la fracción de pacientes dentro de esa categoría de riesgo según la AUA que tenían una puntuación de CCP más baja. Cuando varios pacientes compartían la misma puntuación de CCP, redondeada a la décima parte, el percentil sería el mismo; es decir, la fracción de pacientes con puntuaciones de CCP inferiores a la puntuación redondeada.
La mediana de la puntuación de CCP de las muestras clínicas estadounidenses de cada cohorte dentro de cada categoría de riesgo según la AUA se usó para evaluar la agresividad del cáncer, tal como se describe en la sección siguiente. Se comparó la puntuación de c Cp de cada individuo con la puntuación de CCP promedio de los pacientes de la misma categoría de riesgo según la AUA para ofrecer una evaluación relativa de la agresividad del cáncer y para modificar o confirmar la predicción del riesgo dada usando las directrices según la AUA.
La escala de las puntuaciones de CCP para cada categoría de riesgo según la AUA consistió en cinco intervalos de 1 unidad, centrándose el intervalo central en la mediana de la puntuación de CCP para esa categoría en la presente cohorte de muestras. Hubo aproximadamente un cambio de 2 veces en el riesgo entre intervalos, que era la razón de riesgos instantáneos correspondiente a un cambio de 1 unidad en la puntuación de CCP. A cada sección se le proporcionó una etiqueta cualitativa (Tabla X).
Tabla X

EJEMPLO 9
Se evaluó la utilidad pronóstica de los genes de CCP (en este caso, el panel F) y de varios genes candidatos, incluyendo KLK3, todos ellos mediante técnicas de ensayo tales como las comentadas anteriormente.
Pacientes
Los pacientes cuyas muestras se usaron en este experimento fueron diagnosticados incidentalmente de cáncer de próstata tras someterse a una TURP y fueron tratados de forma conservadora. La cohorte se ha descrito previamente (en los ejemplos anteriores y en Cuzick et al., Long-term outcome among men with conservatively treated localised prostate cancer, BR. J. CANCER (2006) 95:1186-1194). Una parte de esta cohorte (pero sin incluir
a ninguno de los varones de este experimento) se usó previamente para evaluar la utilidad clínica de la puntuación de CCP, tal como se ha comentado en los ejemplos anteriores. Los pacientes únicos de este experimento, y que no formaban parte de ninguna evaluación previa de la puntuación de CCP o KLK3) se denominan en el presente documento TURP1B. Los pacientes fueron excluidos del presente análisis si en sus historiales clínicos faltaba información sobre los niveles de PSA, la puntuación de Gleason o la extensión de la enfermedad. Se obtuvieron datos clínicos y moleculares de 303 individuos con 66 muertes específicas de cáncer de próstata para los análisis con la puntuación de CCP y de 291 individuos con 61 muertes específicas de cáncer de próstata para los presentes análisis con KLK3. Los datos de los pacientes se censuraron a los 10 años.
Estadística
La asociación entre los niveles de expresión y la mortalidad específica de cáncer de próstata se sometió a prueba mediante modelos de riesgos proporcionales de Cox univariantes y multivariantes. El análisis multivariante se realizó usando los parámetros clínicos relevantes indicados a continuación. Las razones de riesgos instantáneos se indican por unidad de aumento en la puntuación de expresión génica (equivalente a una duplicación de la expresión génica). Resultados
La puntuación de CCP predijo significativamente la mortalidad específica de cáncer de próstata en las muestras de TURP1B. A continuación se presentan las estadísticas univariantes y multivariantes resumidas:
Univariante: Valor de p de CCP < 10-15; HR = 3,3 (2,5, 4,3)
Multivariante:
Valor de p de CCP < 10-5; HR = 2,1 (1,5, 2,8)
Valor de p de Gleason = 0,00035
Log del valor de p de PSA = 0,013
También se validó la utilidad de pronóstico de añadir KLK3 a la puntuación de CCP. En estos análisis se usó el negativo de la expresión de KLK3, de modo que los valores más altos corresponderían a un mayor riesgo, al igual que en el caso de CCP. Esto se debe a que, para KLK3, una menor expresión predice un mayor riesgo de recidiva o mortalidad específica de cáncer de próstata. A continuación se presentan las estadísticas univariantes y multivariantes resumidas:
Univariante: Valor de p de KLK3 < 10-6; HR = 1,8 (IC del 95% 1,5, 2,2)
Multivariante:
Valor de p de CCP < 10-5; HR = 2,2 (IC del 95% 1,6, 3,0)
Valor de p de KLK3 de 0,00019; HR = 1,6 (IC del 93% 1,3, 2,1)
Valor de p de Gleason = 0,0055
Log de valor de p de PSA = 0,055
Además de KLK3, se evaluó la capacidad de otros genes candidatos para añadir información pronóstica independiente a la puntuación de CCP. Los resultados se resumen en la figura 25, que muestra los valores de p univariantes de la asociación con la mortalidad específica de cáncer de próstata (eje x) y los valores de p después de ajustar para la puntuación de CCP (eje y). Los genes adicionales se enumeran en la tabla Y a continuación (un subconjunto de los cuales forma el panel I de la divulgación), clasificados según el valor de p después de ajustar para la puntuación de CCP.
Tabla Y

A Estos genes forman el panel I de la divulgación
* “hr” = razón de riesgos instantáneos; “hr.lcl” = límite inferior de confianza del 95% de la razón de riesgos instantáneos; “hr.ucl” = límite superior de confianza del 95% de la razón de riesgos instantáneos
La tabla 1 a continuación proporciona una lista larga, pero no exhaustiva, de CCG.
Tabla 1


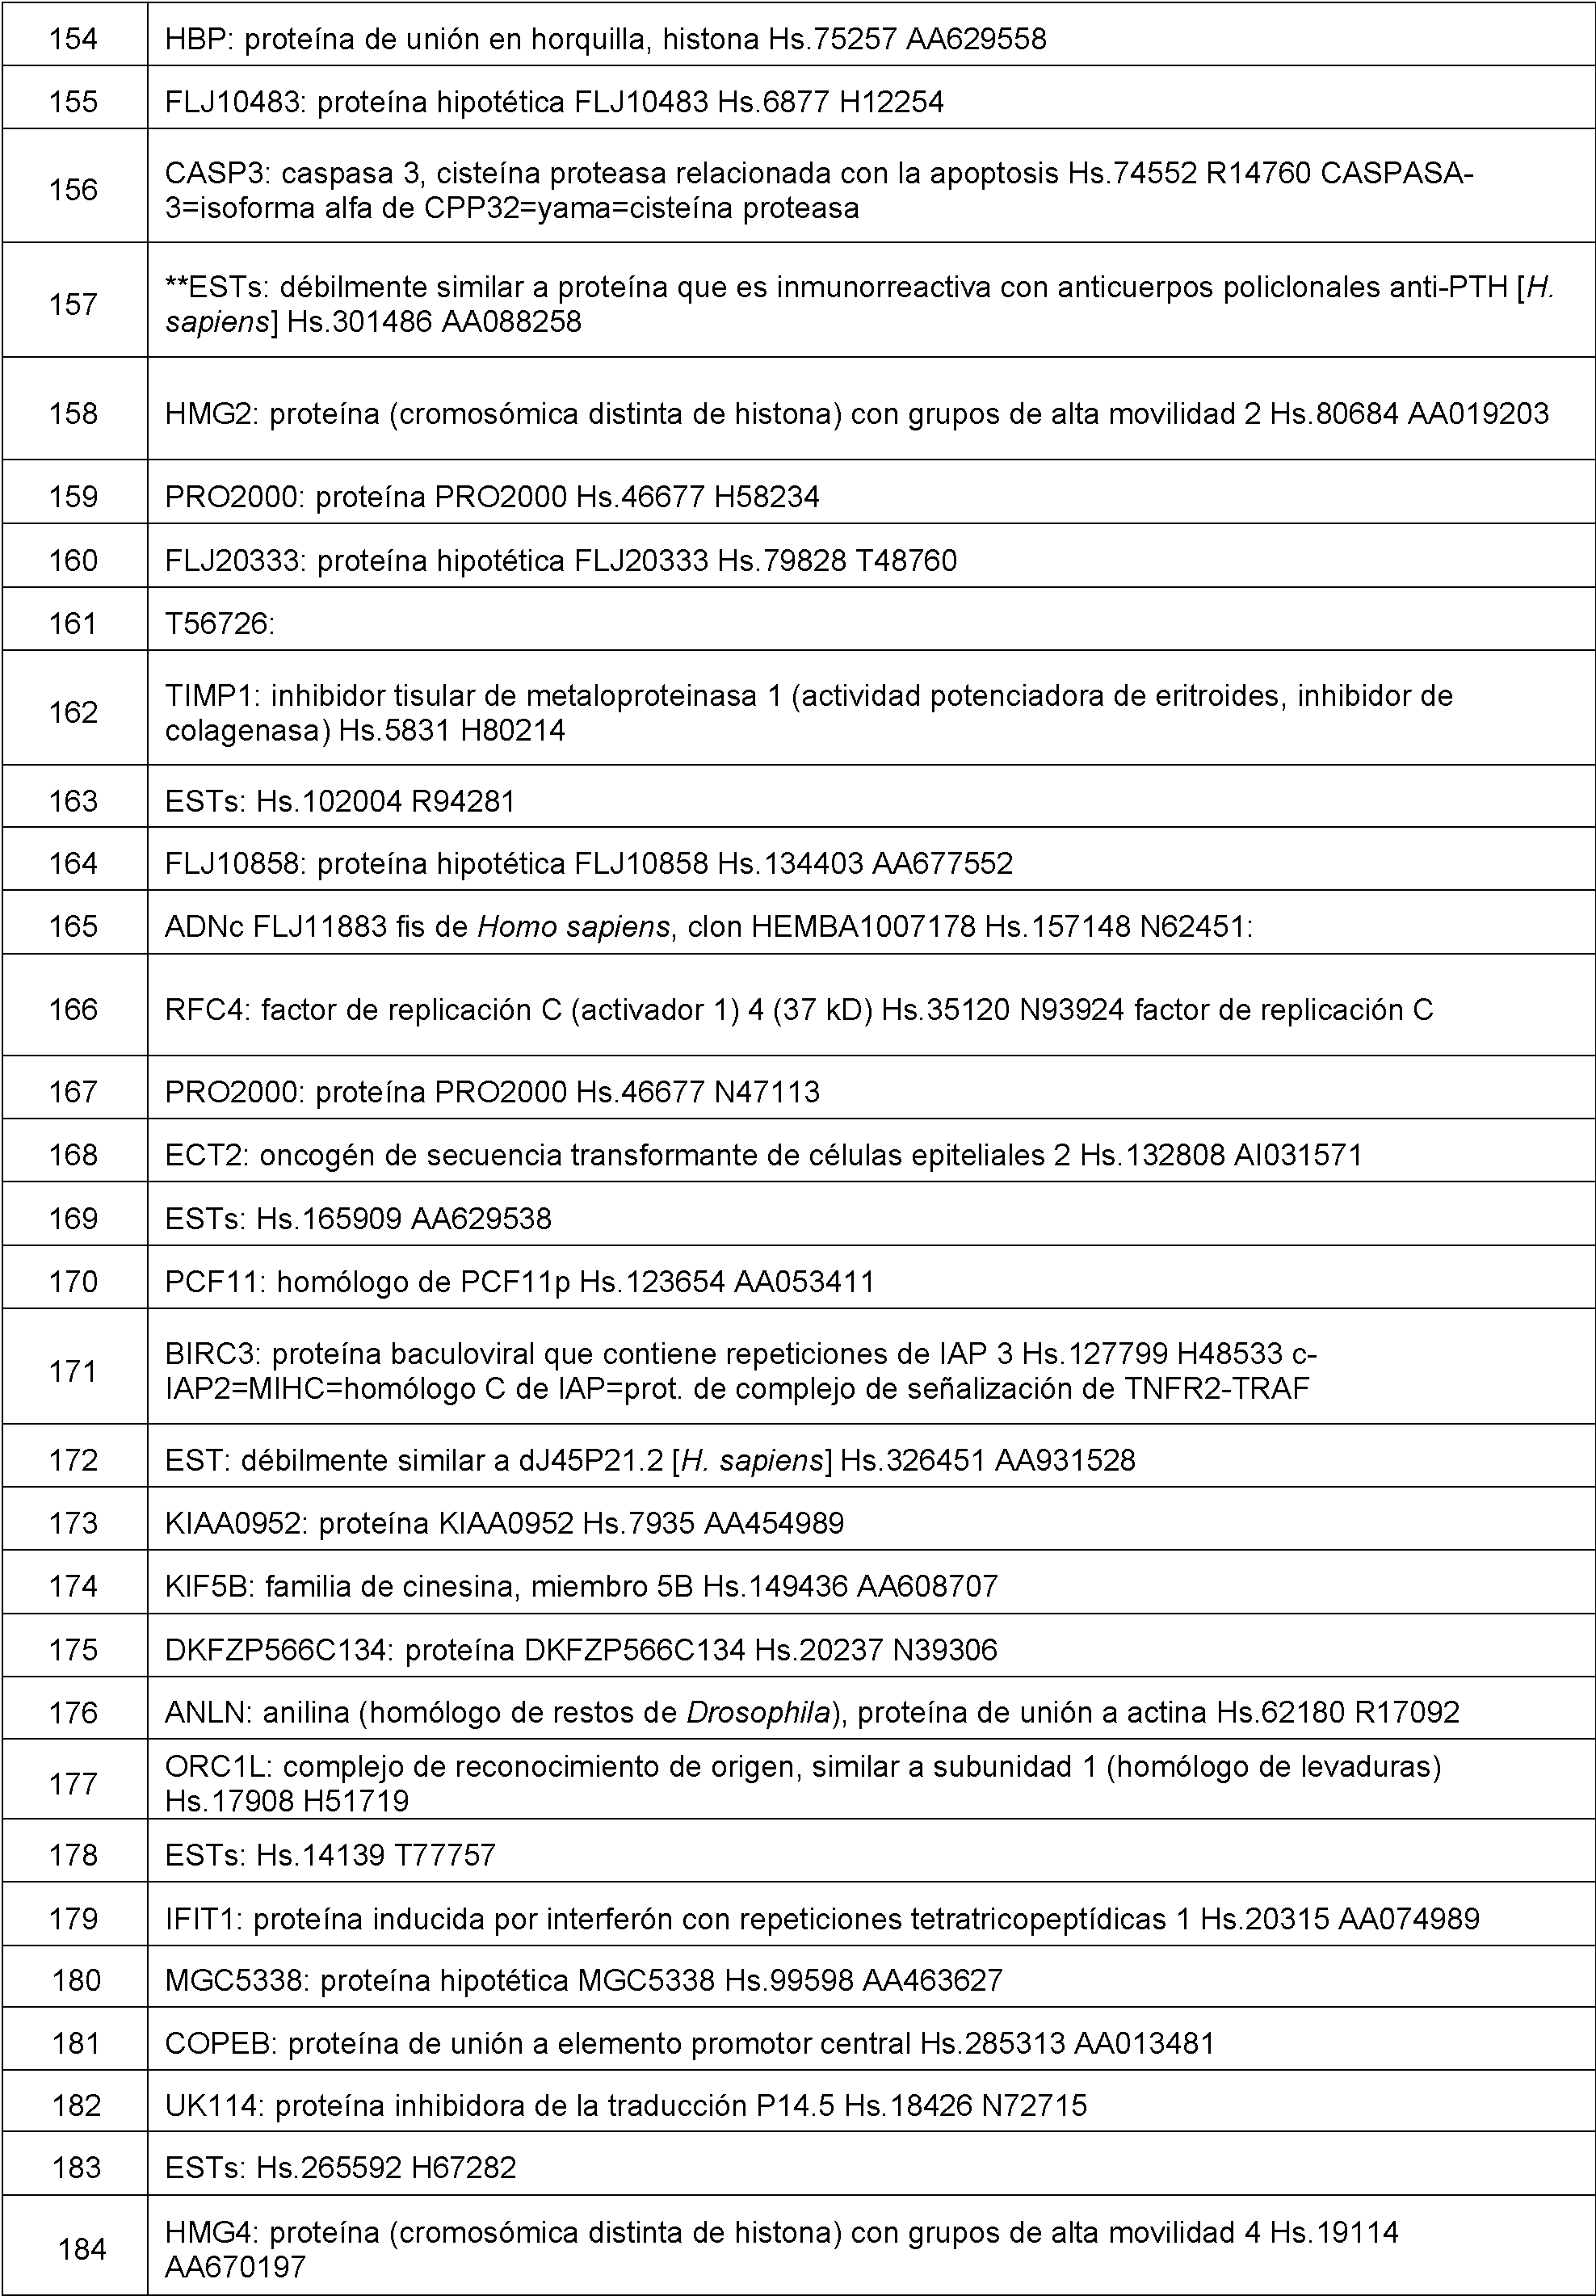
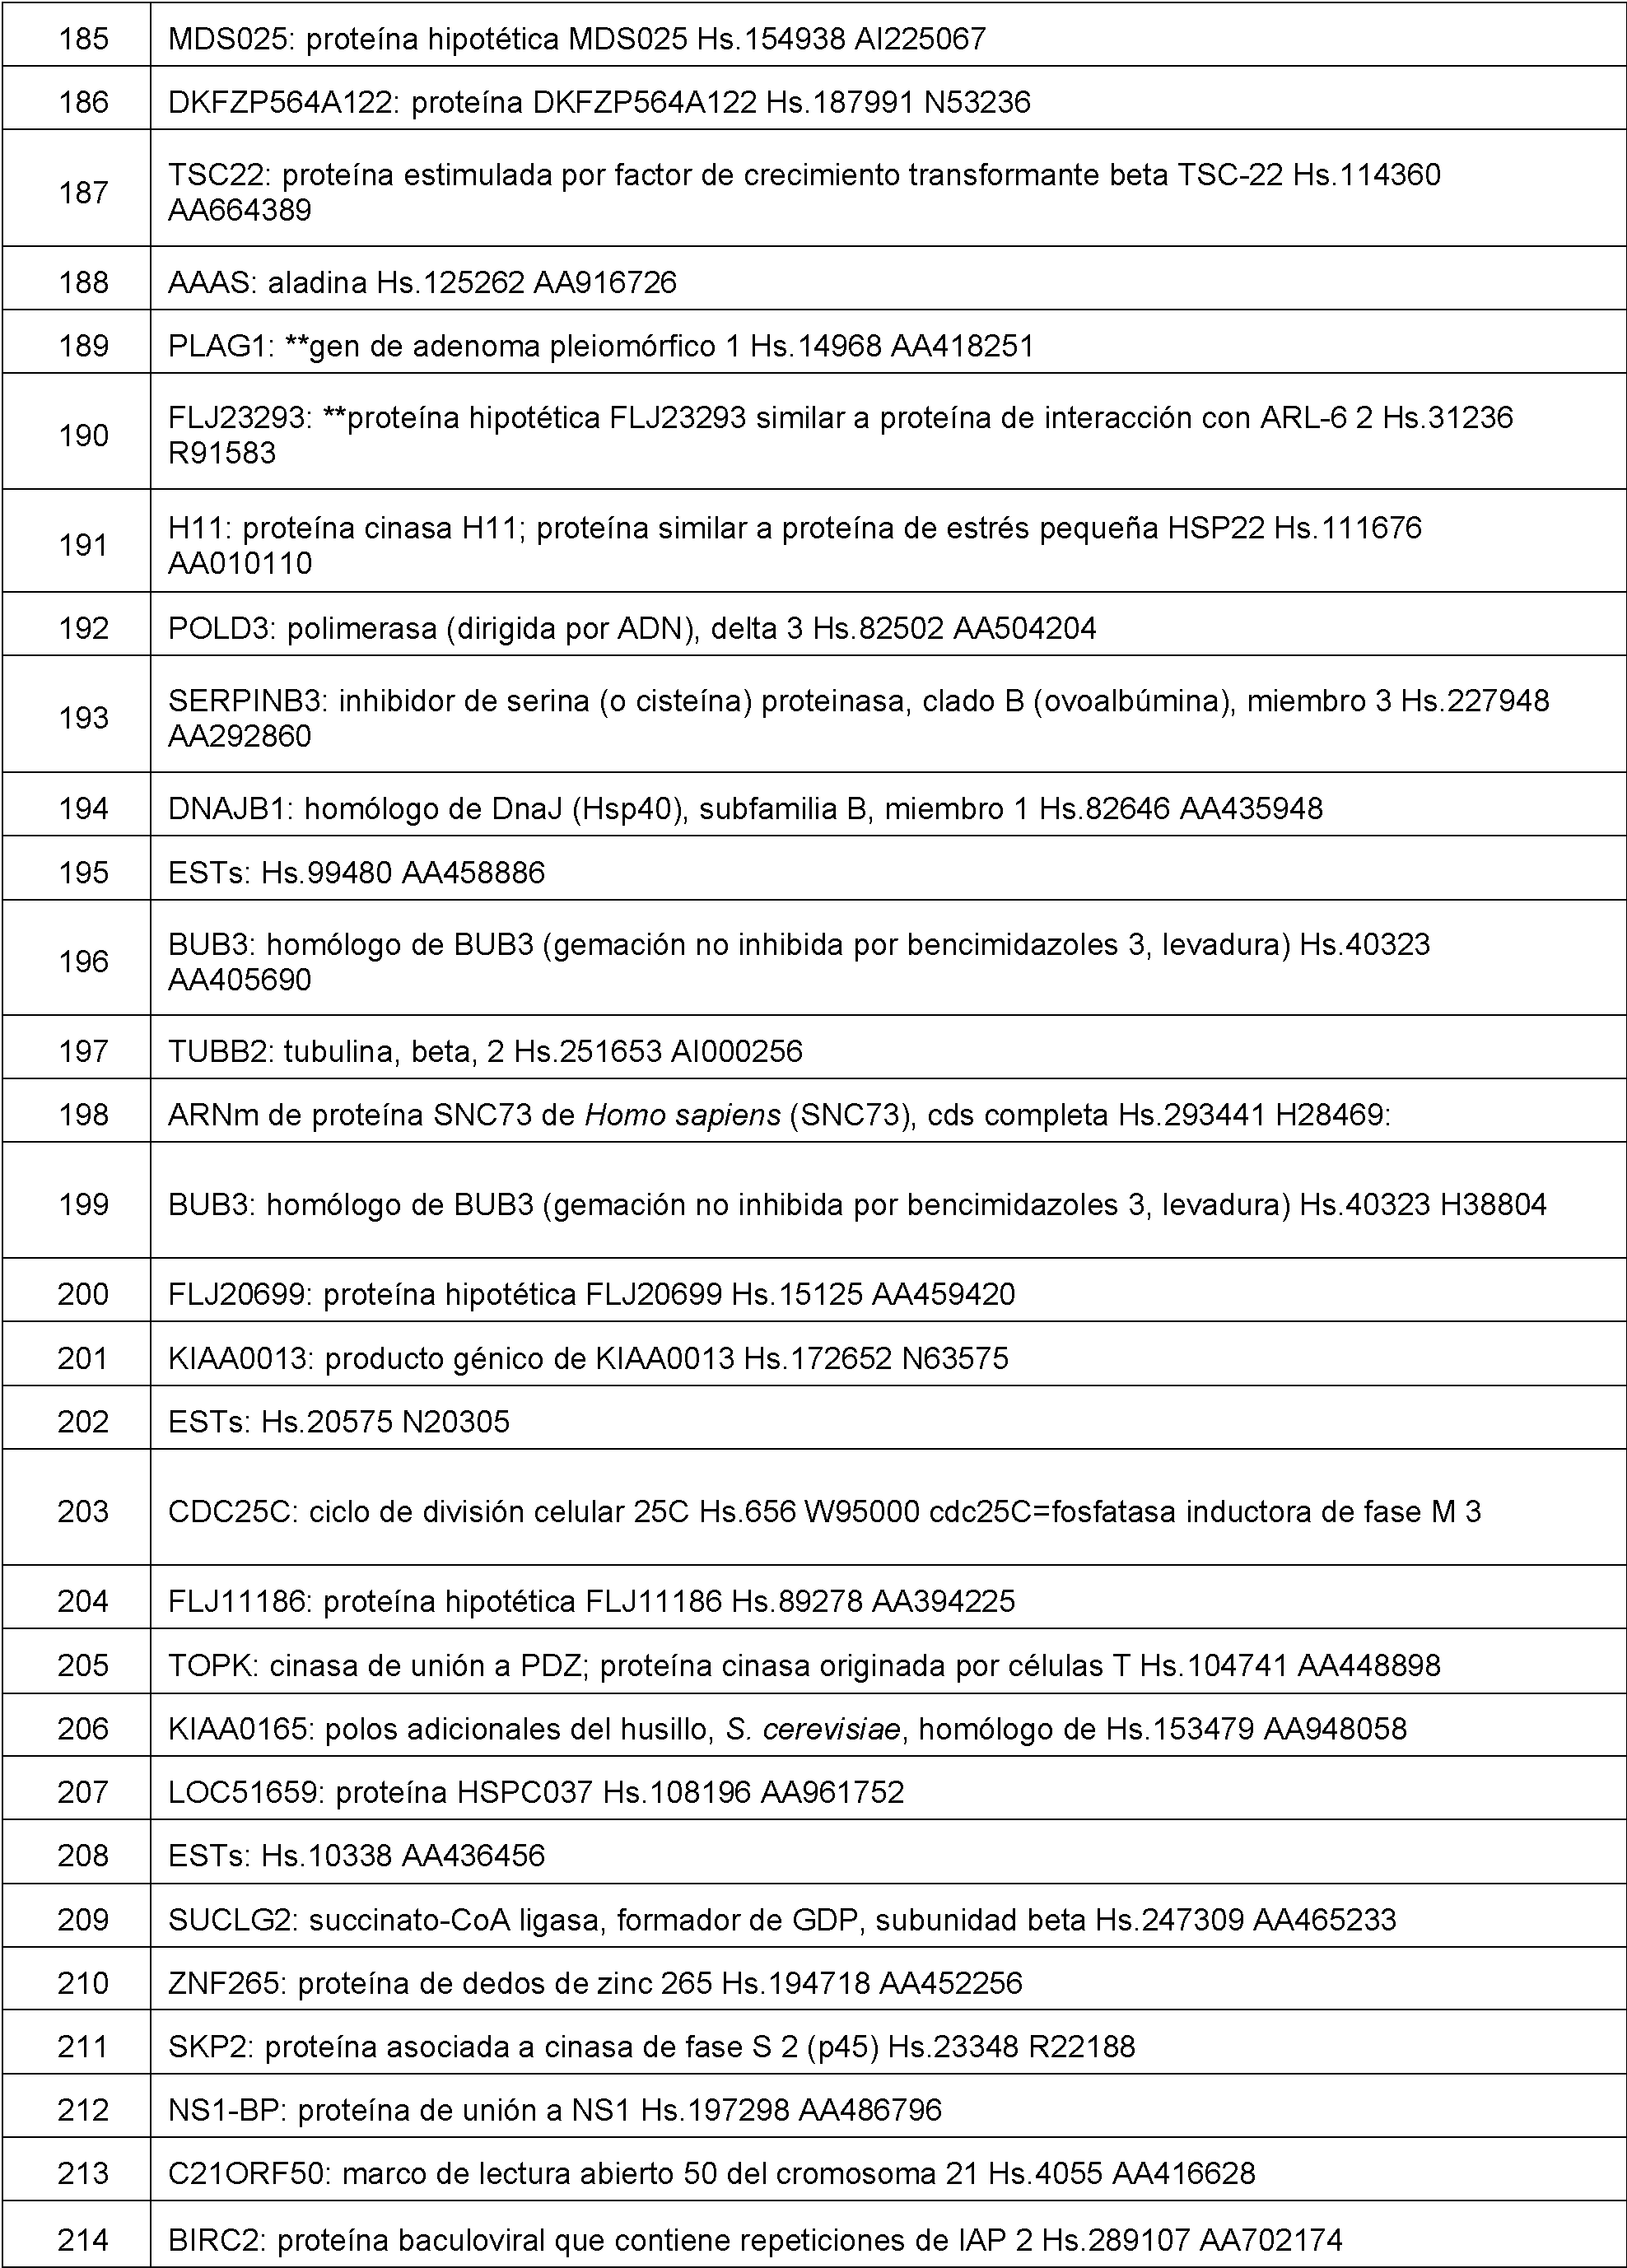










Todas las publicaciones y solicitudes de patente mencionadas en la memoria descriptiva son indicativas del nivel de los expertos en la técnica a la que pertenece esta divulgación.
Claims (14)
- (1) medir, en una muestra obtenida de dicho paciente que se somete a la prueba, los niveles de expresión de un panel de genes que comprende (i) al menos tres genes de prueba seleccionados del panel F y (ii) uno o más genes de prueba seleccionados de: KLK3, STX4, Ta F5L, GTPB5, SIRT3, EIF3D, GTp Bp5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB;(2) proporcionar una puntuación de expresión de prueba mediante (a) ponderar la expresión determinada de cada gen en dicho panel de genes con un coeficiente predefinido, y (b) combinar la expresión ponderada de cada gen en dicho panel de genes para proporcionar dicha puntuación de expresión de prueba, en el que dichos genes de prueba se ponderan para contribuir al menos el 25% en dicha puntuación de expresión de prueba;(3) comparar dicha puntuación de expresión de prueba con una puntuación de expresión de referencia calculada a partir de niveles de expresión medidos del panel de genes en una población de referencia de pacientes; y(4) diagnosticar que dicho paciente que se somete a la prueba tiene o bien (a) una probabilidad aumentada de recidiva de cáncer o muerte específica de cáncer si dicha puntuación de expresión de prueba supera una primera puntuación de expresión de referencia o bien (b) una probabilidad disminuida de recidiva de cáncer o muerte específica de cáncer si dicha puntuación de expresión de prueba no supera una segunda puntuación de expresión de referencia; o bien (c) ni probabilidad aumentada ni disminuida de recidiva de cáncer o muerte específica de cáncer si dicha puntuación de expresión de prueba supera dicha segunda puntuación de expresión de referencia pero no supera dicha primera puntuación de expresión de referencia, en el que el cáncer comprende cáncer de próstata, cáncer de pulmón, cáncer de vejiga, cáncer de cerebro o cáncer de mama.
- 2. Método según la reivindicación 1, en el que dichos genes de prueba se ponderan para contribuir al menos el 30%, el 40%, el 50%, el 60%, el 70%, el 80%, el 90%, el 95%, el 96%, el 97%, el 98%, el 99% o el 100% de la ponderación total dada a la expresión de la totalidad de dichos genes de prueba en dicha puntuación de expresión de prueba.
- 3. Método según la reivindicación 1 ó 2, en el que dichos genes de prueba comprenden KLK3 y la expresión de KLK3 se incorpora en dicha puntuación de expresión de prueba de tal manera que una expresión de KLK3 disminuida aumenta dicha puntuación.
- 4. Método según una cualquiera de las reivindicaciones 1 a 3, en el que dichos genes de prueba comprenden uno o más genes seleccionados de KLK3, STX4, TAF5L, GTB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYPB1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB, en el que el estado anómalo de uno o más de dichos genes indica una alta probabilidad de recidiva de cáncer o muerte específica de cáncer.
- 5. Método según una cualquiera de las reivindicaciones 1 a 4, en el que dicha etapa de medición comprende:medir la cantidad de ARNm de panel en dicha muestra transcrito a partir de cada uno de (i) los al menos tres genes de prueba seleccionados del panel F y (ii) el uno o más genes seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB, o medir la cantidad de ADNc transcrito de manera inversa a partir de dicho ARNm de panel; ymedir la cantidad de ARNm de mantenimiento en dicha muestra transcrito a partir de uno o más genes de mantenimiento, o medir la cantidad de ADNc transcrito de manera inversa a partir de dicho ARNm de mantenimiento.
- 6. Método según una cualquiera de las reivindicaciones 1 a 5, en el que dichas puntuaciones de expresión de referencia primera y segunda son iguales.
- 7. Método según una cualquiera de las reivindicaciones 1 a 6, en el que un tercio de los pacientes con cáncer en una población de referencia tienen una puntuación de expresión que supera dicha primera puntuación de expresión de referencia y un tercio de los pacientes con cáncer en dicha población de referencia tienen una puntuación de expresión que no supera dicha segunda puntuación de expresión de referencia.
- 8. Método según cualquiera de las reivindicaciones 1 a 7, en el que la recidiva de cáncer se elige del grupo que consiste en metástasis a distancia del cáncer primario; metástasis local del cáncer primario; recidiva del cáncer primario; progresión del cáncer primario; y desarrollo de enfermedad metastásica localmente avanzada.
- 9. Método para determinar la probabilidad de recidiva de cáncer o muerte específica de cáncer en un paciente con cáncer, que comprende:(1) medir, en una muestra obtenida de dicho paciente, los niveles de expresión de un panel de genes que comprende (i) al menos tres genes de prueba seleccionados del panel F y (ii) uno o más genes de prueba seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB;(2) proporcionar una puntuación de expresión de prueba mediante (1) ponderar la expresión determinada de cada gen en dicho panel de genes con un coeficiente predefinido, y (2) combinar la expresión ponderada para proporcionar dicha puntuación de expresión de prueba, en el que dichos genes de prueba se ponderan para contribuir al menos el 25% en dicha puntuación de expresión de prueba;(3) proporcionar una puntuación de pronóstico de prueba combinando dicha puntuación de expresión de prueba con al menos una puntuación clínica de prueba que representa al menos una variable clínica;(4) comparar dicha puntuación de pronóstico de prueba con una puntuación de pronóstico de referencia calculada a partir de niveles de expresión medidos del panel de genes en una población de referencia de pacientes; y(5) diagnosticar que dicho paciente tiene o bien (a) una probabilidad aumentada de recidiva de cáncer o muerte específica de cáncer si dicha puntuación de pronóstico de prueba supera una primera puntuación de pronóstico de referencia o bien (b) probabilidad no aumentada de recidiva de cáncer o muerte específica de cáncer si dicha puntuación de pronóstico de prueba no supera una segunda puntuación de pronóstico de referencia,en el que el cáncer comprende cáncer de próstata, cáncer de pulmón, cáncer de vejiga, cáncer de cerebro o cáncer de mama.
- 10. Método según la reivindicación 9, en el que dicha al menos una puntuación clínica incorpora al menos una variable clínica elegida del grupo que consiste en año de RP, márgenes quirúrgicos, extensión extracapsular, invasión de vesículas seminales, afectación ganglionar, puntuación primaria de Gleason, puntuación secundaria de Gleason o PSA preoperatorio.
- 11. Método según la reivindicación 9 ó 10, en el que dichas puntuaciones de pronóstico (i) incorporan (a) una primera puntuación clínica que representa la concentración de PSA preoperatorio, opcionalmente incorporada como una concentración numérica de ng/dl transformada mediante el algoritmo natural, sumando 1 para evitar valores nulos; y (b) una segunda puntuación clínica que representa la puntuación de Gleason, opcionalmente incorporada como una variable numérica continua o categorizada como < 7 (nivel de referencia), 7 o > 7; y/o (ii) se calculan según una fórmula que comprende los siguientes términos: (A x puntuación de expresión) (B x puntuación clínica).
- 12. Método según la reivindicación 11 (ii), en el que A = 0,58, dicha puntuación clínica es la puntuación de CAPRA y B = 0,41.
- 13. Fármaco antineoplásico para su uso en el tratamiento de cáncer en un paciente que se ha identificado que padece cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, y que se ha determinado que tiene un mal pronóstico mediante:(1) determinar, en una muestra tumoral de un paciente al que se le ha diagnosticado cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, la expresión de un panel de genes en dicha muestra tumoral que incluye (i) al menos tres genes seleccionados del panel F y (ii) uno o más genes seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB; y(2) proporcionar un valor de prueba mediante (1) ponderar la expresión determinada de cada uno de los genes de dicho panel de genes con un coeficiente predefinido, y (2) combinar la expresión ponderada para proporcionar dicho valor de prueba, en el que un nivel aumentado de expresión de dichos genes indica un mal pronóstico.
- 14. Kit de diagnóstico para pronosticar cáncer en un paciente al que se le ha diagnosticado cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, que comprende, en un recipiente compartimentalizado:(1) una pluralidad de pares de cebadores de PCR para la amplificación por PCR de al menos 5 genes de prueba que comprenden (i) al menos tres genes seleccionados del panel F y (ii) uno o más genes seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB, o una pluralidad de sondas para hibridarse con al menos 5 genes de prueba que comprenden (i) al menos tres genes seleccionados del panel F y (ii) uno o más genes seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB, en condiciones de hibridación rigurosas, en el que menos del 10%, el 30% o menos del 40% de la totalidad de dichos al menos 5 genes de prueba no se seleccionan del panel F; y(2) uno o más pares de cebadores de PCR para la amplificación por PCR de al menos un gen de mantenimiento o una o más sondas para hibridarse con al menos un gen de mantenimiento.Uso de(1) una pluralidad de (i) pares de cebadores de PCR adecuados para la amplificación por PCR de genes que comprenden (i) al menos cuatro genes seleccionados del panel F y (ii) uno o más genes seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB, o (ii) sondas para hibridarse con genes que comprenden (i) al menos cuatro genes seleccionados del panel F y (ii) uno o más genes seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB, en condiciones de hibridación rigurosas; y(2) uno o más (i) pares de cebadores de PCR adecuados para la amplificación por PCR de al menos un gen de mantenimiento o (ii) sondas para hibridarse con al menos un gen de mantenimiento en condiciones de hibridación rigurosas,para la fabricación de un producto de diagnóstico para determinar la expresión de dichos genes de prueba en una muestra tumoral de un paciente al que se le ha diagnosticado cáncer de próstata, cáncer de pulmón, cáncer de vejiga o cáncer de cerebro, para predecir el pronóstico de cáncer, en el que un nivel aumentado de dicha expresión indica un mal pronóstico o una probabilidad aumentada de recidiva de cáncer en el paciente.Método según cualquiera de las reivindicaciones 1 a 12, en el que la expresión de KLK3 se incorpora en dicha puntuación de expresión de prueba de tal manera que una expresión de KLK3 disminuida se correlaciona con una puntuación de expresión de prueba que da lugar a un diagnóstico de probabilidad aumentada de recidiva de cáncer o muerte específica de cáncer.Método según la reivindicación 16, en el que dicha puntuación de expresión de prueba incorpora el negativo del valor numérico de expresión de KLK3 de tal manera que una mayor puntuación de expresión de prueba da lugar a un diagnóstico de probabilidad aumentada de recidiva de cáncer o muerte específica de cáncer. Método implementado por ordenador para evaluar la clasificación de riesgo de cáncer de próstata según la AUA de un paciente, que comprende(1) obtener la clasificación de riesgo de cáncer de próstata según la AUA de dicho paciente;(2) proporcionar un valor de prueba mediante(a) ponderar la expresión determinada de cada uno de una pluralidad de genes de prueba seleccionados de un panel de biomarcadores que comprende (i) al menos tres genes de prueba seleccionados del panel F y (ii) uno o más genes de prueba seleccionados de: KLK3, STX4, TAF5L, GTPB5, SIRT3, EIF3D, GTPBP5, LOC100126784, ABCG1, CYP1B1-AS1, CECR6, SLC45A3, ACPP, TRPM8 y MSMB con un coeficiente predefinido; y(b) combinar la expresión ponderada para proporcionar el valor de prueba, en el que la ponderación combinada dada a los genes seleccionados del panel F es al menos el 40% de la ponderación total dada a la expresión de dicha pluralidad de genes de prueba; y(3) (a) reclasificar que dicho paciente tiene un riesgo mayor que el indicado por la clasificación según la AUA si dicho valor de prueba es mayor que la mediana de valores de prueba para todos los pacientes en una población de referencia que tiene la misma clasificación según la AUA; o(4) (b) reclasificar que dicho paciente tiene un riesgo menor que el indicado por la clasificación según la AUA si dicho valor de prueba es menor que la mediana de valores de prueba para todos los pacientes en una población de referencia que tiene la misma clasificación según la AUA; o(5) (c) confirmar la clasificación según la AUA de dicho paciente si dicho valor de prueba e sustancialmente igual que la mediana de valores de prueba para todos los pacientes en una población de referencia que tiene la misma clasificación según la AUA.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201261727533P | 2012-11-16 | 2012-11-16 | |
| PCT/US2013/070373 WO2014078700A1 (en) | 2012-11-16 | 2013-11-15 | Gene signatures for cancer prognosis |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2938766T3 true ES2938766T3 (es) | 2023-04-14 |
Family
ID=49667629
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES13795976T Active ES2938766T3 (es) | 2012-11-16 | 2013-11-15 | Firmas génicas para el pronóstico de cáncer |
Country Status (5)
| Country | Link |
|---|---|
| US (2) | US10876164B2 (es) |
| EP (2) | EP4190918A1 (es) |
| CA (1) | CA2891653A1 (es) |
| ES (1) | ES2938766T3 (es) |
| WO (1) | WO2014078700A1 (es) |
Families Citing this family (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20120041274A1 (en) | 2010-01-07 | 2012-02-16 | Myriad Genetics, Incorporated | Cancer biomarkers |
| US12680139B2 (en) | 2009-01-07 | 2026-07-14 | Myriad Genetics, Inc. | Cancer biomarkers |
| EP3812469A1 (en) | 2010-07-07 | 2021-04-28 | Myriad Genetics, Inc. | Gene signatures for cancer prognosis |
| EP2611941A4 (en) | 2010-08-30 | 2014-01-22 | Myriad Genetics Inc | GENESIS OF CANCER DIAGNOSIS AND PROGNOSIS |
| ES2938766T3 (es) | 2012-11-16 | 2023-04-14 | Myriad Genetics Inc | Firmas génicas para el pronóstico de cáncer |
| CA2947624A1 (en) * | 2014-05-13 | 2015-11-19 | Myriad Genetics, Inc. | Gene signatures for cancer prognosis |
| EP3405583B1 (en) * | 2016-01-20 | 2024-04-03 | Dana-Farber Cancer Institute, Inc. | Compositions and methods for screening and identifying clinically aggressive prostate cancer |
| WO2018205035A1 (en) * | 2017-05-12 | 2018-11-15 | Genomedx Biosciences, Inc | Genetic signatures to predict prostate cancer metastasis and identify tumor agressiveness |
| WO2018212192A1 (ja) * | 2017-05-18 | 2018-11-22 | 京都府公立大学法人 | 癌の予後及び/又は転移可能性を評価する方法及びマーカー |
| US12026683B2 (en) * | 2017-06-30 | 2024-07-02 | Intuit Inc. | System and method for risk assessment of a third party application for controlling competitive migration |
| WO2019028285A2 (en) | 2017-08-04 | 2019-02-07 | Genomedx, Inc. | USE OF SPECIFIC GENE EXPRESSION OF IMMUNE CELLS FOR THE PROGNOSIS OF PROSTATE CANCER AND THE PREDICTION OF SENSITIVITY TO RADIOTHERAPY |
| WO2020033866A1 (en) * | 2018-08-10 | 2020-02-13 | Omniseq, Inc. | Methods and systems for assessing proliferative potential and resistance to immune checkpoint blockade |
| EP3901288A1 (en) * | 2020-04-20 | 2021-10-27 | Fraunhofer-Gesellschaft zur Förderung der angewandten Forschung e.V. | Multi-gene expression assay for prostate carcinoma |
| WO2023126545A1 (en) * | 2022-01-03 | 2023-07-06 | Institut Curie | Methods for cancer recurrence detection and treatment thereof |
| US20240344143A1 (en) * | 2023-04-05 | 2024-10-17 | Episteme Prognostics, Inc. | Arrays targeting differentially accessible chromatin regions using quantitative polymerase chain reaction |
| EP4721068A1 (en) * | 2023-05-24 | 2026-04-08 | Myriad Genetics, Inc. | Method of predicting the absolute risk reduction from androgen deprivation therapy added to radiation therapy in patients with prostate cancer |
Family Cites Families (82)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6090555A (en) | 1997-12-11 | 2000-07-18 | Affymetrix, Inc. | Scanned image alignment systems and methods |
| US5571639A (en) | 1994-05-24 | 1996-11-05 | Affymax Technologies N.V. | Computer-aided engineering system for design of sequence arrays and lithographic masks |
| US5795716A (en) | 1994-10-21 | 1998-08-18 | Chee; Mark S. | Computer-aided visualization and analysis system for sequence evaluation |
| US5733729A (en) | 1995-09-14 | 1998-03-31 | Affymetrix, Inc. | Computer-aided probability base calling for arrays of nucleic acid probes on chips |
| US6586806B1 (en) | 1997-06-20 | 2003-07-01 | Cypress Semiconductor Corporation | Method and structure for a single-sided non-self-aligned transistor |
| US5993388A (en) | 1997-07-01 | 1999-11-30 | Kattan; Michael W. | Nomograms to aid in the treatment of prostatic cancer |
| US6409664B1 (en) | 1997-07-01 | 2002-06-25 | Michael W. Kattan | Nomograms to aid in the treatment of prostatic cancer |
| US6484183B1 (en) | 1997-07-25 | 2002-11-19 | Affymetrix, Inc. | Method and system for providing a polymorphism database |
| US6420108B2 (en) | 1998-02-09 | 2002-07-16 | Affymetrix, Inc. | Computer-aided display for comparative gene expression |
| ATE280246T1 (de) | 1997-08-15 | 2004-11-15 | Affymetrix Inc | Polymorphismuserkennung mit hilfe cluster-analyse |
| JP3565025B2 (ja) | 1998-07-07 | 2004-09-15 | 日産自動車株式会社 | 治具交換装置および治具交換方法 |
| US6185561B1 (en) | 1998-09-17 | 2001-02-06 | Affymetrix, Inc. | Method and apparatus for providing and expression data mining database |
| WO2000040749A2 (en) | 1999-01-06 | 2000-07-13 | Genenews Inc. | Method for the detection of gene transcripts in blood and uses thereof |
| US20030097222A1 (en) | 2000-01-25 | 2003-05-22 | Craford David M. | Method, system, and computer software for providing a genomic web portal |
| US20020183936A1 (en) | 2001-01-24 | 2002-12-05 | Affymetrix, Inc. | Method, system, and computer software for providing a genomic web portal |
| US20030120432A1 (en) | 2001-01-29 | 2003-06-26 | Affymetrix, Inc. | Method, system and computer software for online ordering of custom probe arrays |
| US20030100995A1 (en) | 2001-07-16 | 2003-05-29 | Affymetrix, Inc. | Method, system and computer software for variant information via a web portal |
| US6585606B2 (en) | 2001-07-16 | 2003-07-01 | Thomas S. Penrose | Golf club accessory |
| US7081340B2 (en) | 2002-03-13 | 2006-07-25 | Genomic Health, Inc. | Gene expression profiling in biopsied tumor tissues |
| US20030235816A1 (en) | 2002-03-14 | 2003-12-25 | Baylor College Of Medicine (By Slawin And Shariat) | Method to determine outcome for patients with prostatic disease |
| US6809118B2 (en) | 2002-07-25 | 2004-10-26 | Yih-Lin Chung | Methods for therapy of radiation cutaneous syndrome |
| US20040049354A1 (en) | 2002-04-26 | 2004-03-11 | Affymetrix, Inc. | Method, system and computer software providing a genomic web portal for functional analysis of alternative splice variants |
| EP1422526A1 (en) | 2002-10-28 | 2004-05-26 | MTM Laboratories AG | Method for improved diagnosis of dysplasias |
| US20040231909A1 (en) | 2003-01-15 | 2004-11-25 | Tai-Yang Luh | Motorized vehicle having forward and backward differential structure |
| DE602004017426D1 (de) | 2003-02-20 | 2008-12-11 | Genomic Health Inc | Benutzung von intronischen rna sequenzen zur quantifizierung der genexpression |
| CA2527285A1 (en) | 2003-05-28 | 2004-12-23 | Genomic Health, Inc. | Gene expression markers for predicting response to chemotherapy |
| CA3061769C (en) | 2003-06-24 | 2021-10-26 | Genomic Health, Inc. | Methods of predicting the likelihood of long-term survival of a human patient with node-negative, estrogen receptor (er) positive, invasive ductal breast cancer without the recurrence of breast cancer |
| US20070048738A1 (en) | 2003-07-14 | 2007-03-01 | Mayo Foundation For Medical Education And Research | Methods and compositions for diagnosis, staging and prognosis of prostate cancer |
| WO2005059109A2 (en) | 2003-12-15 | 2005-06-30 | The Regents Of The University Of California | Molecular signature of the pten tumor suppressor |
| CA2563074C (en) | 2004-04-09 | 2014-05-20 | Genomic Health, Inc. | Gene expression markers for predicting response to chemotherapy |
| JP2007532142A (ja) | 2004-04-23 | 2007-11-15 | エグザジェン ダイアグノスティクス インコーポレイテッド | 乳がん遺伝子発現バイオマーカー |
| US20090297500A1 (en) | 2004-08-10 | 2009-12-03 | Oncotherapy Science, Inc. | NON-SMALL CELL LUNG CANCER-RELATED GENE, ANLN, AND ITS INTERACTION WITH RhoA |
| CA2585571C (en) | 2004-11-05 | 2020-01-21 | Genomic Health, Inc. | Predicting response to chemotherapy using gene expression markers |
| JP4939425B2 (ja) | 2004-11-05 | 2012-05-23 | ジェノミック ヘルス, インコーポレイテッド | 乳癌の治療反応の予後および予測の分子指標 |
| US20070059720A9 (en) * | 2004-12-06 | 2007-03-15 | Suzanne Fuqua | RNA expression profile predicting response to tamoxifen in breast cancer patients |
| US7666595B2 (en) | 2005-02-25 | 2010-02-23 | The Brigham And Women's Hospital, Inc. | Biomarkers for predicting prostate cancer progression |
| US20070026424A1 (en) | 2005-04-15 | 2007-02-01 | Powell Charles A | Gene profiles correlating with histology and prognosis |
| AU2006246241A1 (en) | 2005-05-13 | 2006-11-16 | Universite Libre De Bruxelles | Gene-based algorithmic cancer prognosis |
| US20080275652A1 (en) | 2005-05-13 | 2008-11-06 | Universite Libre De Bruxelles | Gene-based algorithmic cancer prognosis |
| US20070099209A1 (en) | 2005-06-13 | 2007-05-03 | The Regents Of The University Of Michigan | Compositions and methods for treating and diagnosing cancer |
| EP2154245B1 (en) | 2005-09-02 | 2015-11-11 | Toray Industries, Inc. | Composition and method for diagnosing kidney cancer and for predicting prognosis for kidney cancer patient |
| GB0519405D0 (en) | 2005-09-23 | 2005-11-02 | Univ Aberdeen | Cancer therapy prognosis and target |
| US20070128636A1 (en) | 2005-12-05 | 2007-06-07 | Baker Joffre B | Predictors Of Patient Response To Treatment With EGFR Inhibitors |
| WO2007067672A2 (en) | 2005-12-06 | 2007-06-14 | Baylor College Of Medicine | Method to predict systemic progression in prostate cancer patients |
| WO2007070621A2 (en) | 2005-12-13 | 2007-06-21 | Children's Medical Center Corporation | Prognosis indicators for solid human tumors |
| DK1974058T3 (da) | 2006-01-11 | 2014-09-01 | Genomic Health Inc | Genekspressionsmarkører til prognosticering af kolorektal cancer |
| US7914988B1 (en) | 2006-03-31 | 2011-03-29 | Illumina, Inc. | Gene expression profiles to predict relapse of prostate cancer |
| US8338109B2 (en) * | 2006-11-02 | 2012-12-25 | Mayo Foundation For Medical Education And Research | Predicting cancer outcome |
| AT504702A1 (de) | 2006-12-22 | 2008-07-15 | Arc Austrian Res Centers Gmbh | Set von tumormarkern |
| EP2754720A1 (en) | 2007-02-23 | 2014-07-16 | Aviaradx, Inc. | Prostate cancer survival and recurrence |
| EP2121738A2 (en) | 2007-02-26 | 2009-11-25 | Oxford Genome Sciences (UK) Limited | Proteins |
| EP2140020A2 (en) | 2007-03-15 | 2010-01-06 | Genomic Health, Inc. | Gene expression markers for prediction of patient response to chemotherapy |
| EP2728018B1 (en) | 2007-06-01 | 2016-11-23 | The Regents of The University of California | Multigene prognostic assay for lung cancer |
| WO2009032915A2 (en) | 2007-09-06 | 2009-03-12 | The United States Of America, As Represented By The Secretary, Department Of Health And Human Services | Arrays, kits and cancer characterization methods |
| US20100196902A1 (en) | 2007-09-14 | 2010-08-05 | Gary Pestano | Prostate cancer biomarkers |
| NZ562237A (en) | 2007-10-05 | 2011-02-25 | Pacific Edge Biotechnology Ltd | Proliferation signature and prognosis for gastrointestinal cancer |
| US8067178B2 (en) | 2008-03-14 | 2011-11-29 | Genomic Health, Inc. | Gene expression markers for prediction of patient response to chemotherapy |
| DK2294215T3 (da) | 2008-05-12 | 2013-04-22 | Genomic Health Inc | Tests til forudsigelse af cancerpatienters respons på forskellige kemoterapeutiske behandlingsmuligheder |
| US20100184063A1 (en) | 2008-05-14 | 2010-07-22 | Ming-Sound Tsao | Prognostic and predictive gene signature for non-small cell lung cancer and adjuvant chemotherapy |
| US20120053842A9 (en) | 2008-06-16 | 2012-03-01 | Sividon Diagnostics | Molecular markers for cancer prognosis |
| WO2010003773A1 (en) | 2008-06-16 | 2010-01-14 | Siemens Medical Solutions Diagnostics Gmbh | Algorithms for outcome prediction in patients with node-positive chemotherapy-treated breast cancer |
| CA2728674A1 (en) | 2008-06-26 | 2009-12-30 | Dana-Farber Cancer Institute, Inc. | Signatures and determinants associated with metastasis methods of use thereof |
| WO2010037735A1 (en) | 2008-10-01 | 2010-04-08 | Noviogendix Research B.V. | Molecular markers in prostate cancer |
| ES2595410T3 (es) * | 2009-01-07 | 2016-12-29 | Myriad Genetics, Inc. | Biomarcadores de cáncer |
| US20120041274A1 (en) | 2010-01-07 | 2012-02-16 | Myriad Genetics, Incorporated | Cancer biomarkers |
| US20120039805A1 (en) | 2009-02-20 | 2012-02-16 | Pangea Biosciences, Inc. | Therapeutics And Methods For Treating Neoplastic Diseases Comprising Determining The Level Of Caveolin-1 And/Or Caveolin-2 In A Stromal Cell Sample |
| EP2399129B1 (en) | 2009-02-20 | 2015-11-25 | Michael P. Lisanti | A method of diagnosis or prognosis of a neoplasm comprising determining the level of expression of a protein in stromal cells adjacent to the neoplasm |
| EP2241634A1 (en) | 2009-04-16 | 2010-10-20 | Université Libre de Bruxelles | Diagnostic method and tools to predict the effiacy of targeted agents against IGF-1 pathway activation in cancer |
| EP2425020A4 (en) | 2009-05-01 | 2016-04-20 | Genomic Health Inc | GENE EXPRESSION PROFILE GORITHM AND TEST OF PROBABILITY OF REPRODUCTION OF COLORECTAL CANCER AND RESPONSE TO CHEMOTHERAPY |
| EP4350001A3 (en) | 2009-11-23 | 2024-06-19 | Genomic Health, Inc. | Methods to predict clinical outcome of cancer |
| EP2531619A4 (en) | 2010-02-05 | 2013-08-21 | Myriad Genetics Inc | SIGNATURES OF THE GENE ASSOCIATED WITH HYPOXIA FOR THE CLASSIFICATION OF CANCER |
| EP3812469A1 (en) | 2010-07-07 | 2021-04-28 | Myriad Genetics, Inc. | Gene signatures for cancer prognosis |
| WO2012012225A2 (en) | 2010-07-22 | 2012-01-26 | Mayo Foundation For Medical Education And Research | Predicting cancer outcome |
| CA3081061C (en) | 2010-07-27 | 2023-01-03 | Genomic Health, Inc. | Method for using expression of klk2 to determine prognosis of prostate cancer |
| EP2611941A4 (en) * | 2010-08-30 | 2014-01-22 | Myriad Genetics Inc | GENESIS OF CANCER DIAGNOSIS AND PROGNOSIS |
| AU2012211964A1 (en) | 2011-02-04 | 2013-08-22 | Bioarray Genetics, Inc. | Methods of using gene expression signatures to select a method of treatment, predict prognosis, survival, and/or predict response to treatment |
| US20140011701A1 (en) | 2011-03-14 | 2014-01-09 | National Research Council Of Canada | Prognostic Marker Sets For Prostate Cancer |
| US20140113297A1 (en) | 2011-03-26 | 2014-04-24 | Oregon Health & Science University | Gene expression predictors of cancer prognosis |
| CA2835730C (en) | 2011-05-12 | 2021-06-01 | Noviogendix Research B.V. | Molecular markers in prostate cancer |
| CA2835728A1 (en) | 2011-05-12 | 2012-11-15 | Noviogendix Research B.V. | Molecular markers in prostate cancer |
| WO2013028554A2 (en) * | 2011-08-19 | 2013-02-28 | Myriad Genetics, Inc. | Gene signatures for lung cancer prognosis and therapy selection |
| ES2938766T3 (es) | 2012-11-16 | 2023-04-14 | Myriad Genetics Inc | Firmas génicas para el pronóstico de cáncer |
-
2013
- 2013-11-15 ES ES13795976T patent/ES2938766T3/es active Active
- 2013-11-15 WO PCT/US2013/070373 patent/WO2014078700A1/en not_active Ceased
- 2013-11-15 CA CA2891653A patent/CA2891653A1/en active Pending
- 2013-11-15 EP EP23150654.4A patent/EP4190918A1/en active Pending
- 2013-11-15 EP EP13795976.3A patent/EP2920322B1/en active Active
-
2015
- 2015-05-15 US US14/713,636 patent/US10876164B2/en active Active
-
2020
- 2020-11-12 US US17/096,755 patent/US20210071269A1/en active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| US10876164B2 (en) | 2020-12-29 |
| EP2920322A1 (en) | 2015-09-23 |
| CA2891653A1 (en) | 2014-05-22 |
| WO2014078700A1 (en) | 2014-05-22 |
| US20150247208A1 (en) | 2015-09-03 |
| US20210071269A1 (en) | 2021-03-11 |
| EP4190918A1 (en) | 2023-06-07 |
| EP2920322B1 (en) | 2023-01-11 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2991436T3 (es) | Biomarcadores de cáncer | |
| Chen et al. | Targeted gene expression profiling predicts meningioma outcomes and radiotherapy responses | |
| Riester et al. | Combination of a novel gene expression signature with a clinical nomogram improves the prediction of survival in high-risk bladder cancer | |
| Cobleigh et al. | Tumor gene expression and prognosis in breast cancer patients with 10 or more positive lymph nodes | |
| Nakagawa et al. | A tissue biomarker panel predicting systemic progression after PSA recurrence post-definitive prostate cancer therapy | |
| Cuzick et al. | Prognostic value of an RNA expression signature derived from cell cycle proliferation genes in patients with prostate cancer: a retrospective study | |
| Cuzick et al. | Prognostic value of a cell cycle progression signature for prostate cancer death in a conservatively managed needle biopsy cohort | |
| Stratford et al. | A six-gene signature predicts survival of patients with localized pancreatic ductal adenocarcinoma | |
| JP2020500515A (ja) | 乳がん患者の予後の予測方法 | |
| CN109072481B (zh) | 早期乳腺癌内分泌治疗后剩余风险的基因特征 | |
| WO2021036620A1 (zh) | 一组卵巢癌预后相关基因的应用 | |
| Newhook et al. | A thirteen-gene expression signature predicts survival of patients with pancreatic cancer and identifies new genes of interest | |
| JP2016515800A (ja) | 肺癌の予後および治療選択のための遺伝子サイン | |
| Hunt et al. | MST1R (RON) expression is a novel prognostic biomarker for metastatic progression in breast cancer patients | |
| CN115472217A (zh) | 用于预测胰腺癌患者预后系统 | |
| Rubicz et al. | Expression of cell cycle‐regulated genes and prostate cancer prognosis in a population‐based cohort | |
| US20210371937A1 (en) | Method for identifying high-risk aml patients | |
| Mannucci et al. | Prediction of long-term recurrence-free and overall survival in early-onset colorectal cancer: the ENCORE multi-centre study | |
| CN114507717A (zh) | 一种联合多个mRNA预测胆管癌复发的方法及其应用 | |
| WO2017193062A1 (en) | Gene signatures for renal cancer prognosis | |
| Wen et al. | Breast cancer pathology in the era of genomics | |
| Sun et al. | Gene expression profiling for breast cancer prognosis in Chinese populations | |
| US20160281177A1 (en) | Gene signatures for renal cancer prognosis | |
| Chen et al. | Expression of MXRA7 and its prognostic significance in human bladder cancer | |
| JP5963748B2 (ja) | 中枢神経原発悪性リンパ腫患者の予後予測方法、キット及び使用 |