JP2004509131A - 21−ヒドロキシ−6,19−オキシドプロゲステロン(21oh−6op)の製造方法 - Google Patents
21−ヒドロキシ−6,19−オキシドプロゲステロン(21oh−6op)の製造方法 Download PDFInfo
- Publication number
- JP2004509131A JP2004509131A JP2002526897A JP2002526897A JP2004509131A JP 2004509131 A JP2004509131 A JP 2004509131A JP 2002526897 A JP2002526897 A JP 2002526897A JP 2002526897 A JP2002526897 A JP 2002526897A JP 2004509131 A JP2004509131 A JP 2004509131A
- Authority
- JP
- Japan
- Prior art keywords
- hydroxy
- oxideprogesterone
- dichloromethane
- acid
- cyclization
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- 0 C*CC(CC1(C(C2)C(C3)OC1)C(CC1)C3C(CC3)C1(C)C3C(C)=O)C2O Chemical compound C*CC(CC1(C(C2)C(C3)OC1)C(CC1)C3C(CC3)C1(C)C3C(C)=O)C2O 0.000 description 2
- XYCHESQCFGZWJJ-UHFFFAOYSA-N CC(CC1)(C(CC2)C(CC3OC4)C1C4(CC1)C3=CC1=O)C2C(CO)=O Chemical compound CC(CC1)(C(CC2)C(CC3OC4)C1C4(CC1)C3=CC1=O)C2C(CO)=O XYCHESQCFGZWJJ-UHFFFAOYSA-N 0.000 description 1
- CRRKVZVYZQXICQ-UHFFFAOYSA-N CC(CC1)(C(CC2)C3C1C(C)(CCC(C1)OC(C)=O)C1=CC3)C2C(C)=O Chemical compound CC(CC1)(C(CC2)C3C1C(C)(CCC(C1)OC(C)=O)C1=CC3)C2C(C)=O CRRKVZVYZQXICQ-UHFFFAOYSA-N 0.000 description 1
- YRHBSVVKADODAD-JSNKTARUSA-N C[C@@](CC1)(C(CC2)C(CO)=O)C2C(C=C2OC3)=C1[C@@]3(CC1)C2=CC1=O Chemical compound C[C@@](CC1)(C(CC2)C(CO)=O)C2C(C=C2OC3)=C1[C@@]3(CC1)C2=CC1=O YRHBSVVKADODAD-JSNKTARUSA-N 0.000 description 1
Images

Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07J—STEROIDS
- C07J71/00—Steroids in which the cyclopenta(a)hydrophenanthrene skeleton is condensed with a heterocyclic ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07J—STEROIDS
- C07J71/00—Steroids in which the cyclopenta(a)hydrophenanthrene skeleton is condensed with a heterocyclic ring
- C07J71/0005—Oxygen-containing hetero ring
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Steroid Compounds (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
本発明は、21−ヒドロキシ−6,19−オキシドプロゲステロン(21OH−6OP)、及び/又はその21−アセテート、21−プロピオネート、21−ヘミサクシネート、21−ホスフェート、21−オレエート誘導体の新しい製造方法に関する。21OH−6OP及びそのエステル誘導体は、グルココルチコイド過剰に関連した病気の治療又は予防、特にクッシング症候群、医原性高コルチゾール症、又はうつ病の治療のための抗グルココルチコイド物質である。
Description
【0001】
本発明の分野:
本発明は、21−ヒドロキシ−6,19−オキシドプロゲステロン(21OH−6OP)及び/又はその21−アセテート、21−プロピオネート、21−ヘミサクシネート、21−ホスフェート、及び21−オレエート誘導体の新しい製造方法に関する。21OH−6OP及びそのエステルは、グルココルチコイド平衡失調に関係する病気の治療又は予防、特にクッシング症候群又はうつ病を治療するための抗グルココルチコイド物質である。
【0002】
本発明の背景:
コルチコステロイドは、構造上コレステロールに関連するステロイドホルモンである。これらのホルモンは、副腎皮質で合成され、グルココルチコイド(例えば、コルチゾール)、電解質コルチコイド(例えば、アルドステロン)、並びにわずかなアンドロゲン及びエストロゲンを含んでいる。甲状腺のそれのような副腎の機能は、視床下部(HPT)及び脳下垂体(PIT)の制御下にある。コルチゾール(天然のグルココルチコイド)のレベルがセットポイント以下に下がった時、視床下部は、脳下垂体からの副腎皮質刺激ホルモン(ACTH)放出を刺激するCRH(コルチコトロピン放出ホルモン)を放出する。ACTHは、以下の
・コルチゾールの合成及び分泌(それは、アルドステロンの合成/分泌に対して最小限の影響しか与えない)、そして
・副腎の成長、
を刺激する刺激ホルモンである。コルチゾールがレベルが上昇した時、これは、CRH及びACTHの分泌を止める(図1を参照のこと)。
【0003】
コルチゾールは、生合成及びグルコースの代謝に関連するその性質、並びに非特異的並びに特異的免疫性に関連する性質により特徴づけられる。グルコース代謝へのそれらの効果のために、コルチゾール並びに天然又は合成のそれらのアナログが、通常グルココルチコイドと名付けられる。それらは、グルココルチコイド・レセプター(GR)に結合する。
【0004】
グルココルチコイド・レセプターは、リガンド活性化転写因子として機能する細胞内レセプターに密接に関連するタンパク質スーパーファミリーのメンバーである。このスーパーファミリーの他のメンバーは、電解質コルチコイド・レセプター(MR)及びプロゲステロン・レセプター(PR)である。MRとGRは高いホモロジーを示し、それ故に、天然及び合成ステロイドでさえ、これらのレセプターの間に交差反応を示した。PRに関して、その天然のリガンドであるプロゲステロンが同様にMR及びGRと交差反応する。
【0005】
クッシング症候群は、コルチゾールの副腎皮質からの分泌の増加の結果として生じる不調である。副腎皮質の機能亢進は、ACTHに依存しているかもしれないし、又はACTH調節に非依存、例えば副腎皮質腺腫又は悪性腫瘍によるコルチゾールの産生であるかもしれない。外因性のコルチゾール又は関連する合成アナログの超生理学的な量の投与は、副腎皮質の機能を抑圧して、そしてACTH非依存性グルココルチコイド機能亢進に似た症状を呈する。副腎皮質のACTH依存性機能亢進は、脳下垂体によるACTHの分泌過多、肺の小細胞癌(異所性ACTH症候群)のような非脳下垂体腫瘍によるACTHの分泌、又は外因性ACTHの投与によるかもしれない。「クッシング症候群」という用語は、原因にかかわらず起こるコルチゾール過剰によりもたらされる臨床像に適用される一方、脳下垂体のACTH過剰から起こっている副腎皮質の機能亢進は、しばしばクッシング病と呼ばれ、特定の生理学的な異常を示す。クッシング病の患者は、脳下垂体の好塩基性腺腫か色素嫌性腺腫を持っているかもしれない。微小腺腫は、通常CTか、好ましくはガドリニウムにより増強させられた高解像度技術を用いたMRIスキャンにより可視化されることができる。いくつかの微小腺腫は、これらの手法によってでさえ可視化することが困難である。いくつかの症例で、ACTH過剰産生の明らかな証拠にもかかわらず、脳下垂体で組織学的異常は見つからなかった。
【0006】
医原性かもしれない、原因に関係しないコルチゾール過剰から起こっている臨床像を意味するように本明細書中で意図されているクッシング症候群への言及は、ACTHの注射薬又はコルチゾール、あるいはアレルギー性、喘息性、炎症性、又は免疫学的を含む様々なタイプの病気で広く使用されるプレドニゾン、プレドニゾロン、デキサメタゾン、又はその他のもののような合成アナログの直接的な投与によるいずれかの医原性のものでもありうる。クッシング症候群は、副腎腫瘍のコルチコイドの分泌に加え、異所性ACTH産生、及びクッシング病を含んでいる。
【0007】
臨床徴候は、膨れ上がった外観を持つ丸みのある「満月様」顔貌を含んでいる。目立った鎖骨上の及び背中の頸部の脂肪体(「バッファロー瘤」)を有する体幹性肥満症である;末梢の手足及び指は通常、非常にほっそりしている。筋肉消耗性であり、そして脱力感がある。皮膚は、薄く、そして創傷治癒に乏しく及び傷つきやすい萎縮性である。紫色の線条が、腹部に現われる。高血圧、腎臓結石、骨粗鬆症、グルコース不耐性、感染耐性の低下、及び精神障害であることが珍しくない。直線的な成長の停止が子供に独特である。女性は、通常月経不順を有する。コルチゾールに加えて、アンドロゲンの産生増加は、多毛症、側頭部のはげ、及び女性のその他の男性化徴候をもたらすかもしれない。
【0008】
エストロゲン及びアンドロゲン・レセプターに関連する抗ホルモン薬剤の開発がうまくいっているが、選択的な抗コルチコイドの捜索は、より制限されている。
【0009】
様々なレベルでステロイドホルモンの合成を抑制する既知の薬剤(すなわち、ステロイドホルモンの合成の様々な段階を触媒する酵素の阻害剤)がJ. Steroid Biochem., vol.5, p.501 (1974)中で検討され、そして以下を含む:
a) ジフェニルメタンの誘導体、例えばアンフェノンB (amphenon B)(11−ベータ−、17−及び21−のヒドロキシラーゼの段階でのステロイドホルモンの合成を抑制する);
b) ピリジンの誘導体(SU−cシリーズ)、例えばメチラポン(metirapon)(11−ベータのヒドロキシラーゼの段階で合成を抑制する);
c) 置換されたアルファ、アルファ−グルタルアミド、例えばアミノグルテチミド(aminoglutetimide)(20−アルファ−ヒドロキシラーゼとC20、C22−リアーゼの抑制によりコレステロールからプレグネノロンの合成を妨げる);
d) ステロイド物質、例えばトリロスタン(3ベータ−置換されたステロイド−3ベータ−ヒドロキシ−5−アンドロステン−17−オン)、3ベータ−デソキシステロイドヒドロゲナーゼ−5.4−イソメラーゼを抑制する(Steroids, vol.32, p.257)。
【0010】
e) 素速く解離する抗電解質コルチコイドとして使用されるスピロノラクトン・ファミリーのステロイド(PNAS USA 71(4) p.1431−1435 (1974))。
【0011】
f) 腎臓(Z. Naturforsch., 45b, p.711−715 (1990)、及び海馬I型 MR(Life Science, 59, p.511−21 (1996))について特異的な結合特性を示し、II型GRについては示さない抗電解質コルチコイドと説明される合成ステロイド、ZK91587。従って、両方のレセプター・システムを含んでいてる組織におけるMRの機能の調査の道具として都合よく役に立つかもしれない。
【0012】
グルココルチコイドホルモンとホルモン・レセプターの相互作用を特異的に抑制する物質は以下のとおりである:
a) ミフェプリストン(11β,17β)−11−[4−(ジメチルアミノ)フェニル]−17−ヒドロキシ−17−(1−プロピニル)エストラ−4,9−ジエン−3−オン、グルココルチコイドホルモンのレセプターに働きかけ、グルココルチコイド効果をもたらす機構を開始できない複合体を形成する(Annals of New−York Academy of Science, vol. 761, p.5−28 (1995))。
【0013】
b) 非ステロイド系の物質(J. Steroid Biochem., Vol.31, p.481−492 (1988)、例えば塩酸ドロタベリーナ(drotaverina hydrochloride)(イソキノリン−1−(3.4−ジエトキシベンジリデン)−6.7−ジエトキシ−1,2,3,4−テトラヒドリゾキノリンの誘導体)、又はアセチルサリチル酸(Moskovskaya Meditsina, 1990, ”Receptor mechanisms of the glucocorticoid effect” by V.P.Golikov).
今まで、臨床条件で試みられた、抗グルココルチコイド物質に関する唯一の治療のための適用(例えば、ミフェプリストン)は、非脳下垂体性クッシング症候群の手術不可能な症例の治療である。ミフェプリストン (抗プロゲステロン物質及び抗グルココルチコイド物質の両方)の場合に、高い服用量(1日につき800 mgまで)が必要とされる。
【0014】
活性を増加させ、そして交差感受性と好ましくない副作用を減少させるための戦略の系統的な適用の利用により、特に抗エストロゲン及び抗アンドロゲンの分野でより大きな効力及び選択性を有する抗ホルモン物質の開発における進展が報告された。
【0015】
EP−903’146において、以下の式(I):
【0016】
【化4】
 【0017】
により表される合成ステロイド21−ヒドロキシ−6,19−オキシドプロゲステロン(210H−6OP)が、実質的に子宮PR又は腎臓MRと交差反応しない選択的な抗グルココルチコイド物質として開示された。前記21−ヒドロキシ−6,19−オキシドプロゲステロン抗グルココルチコイド物質は、電解質コルチコイド又はグルココルチコイドの性質、並びにMR又はPRに対する親和性を事実上欠いている抗グルココルチコイド物質が望ましい、グルココルチコイド過剰に関係している病気の治療に使用されうることができた。
【0018】
21−ヒドロキシ−6,19−オキシドプロゲステロン (1)、及び21−アセテート(2)の合成は、21−ヒドロキシプロゲステロン・ジアセテートから開始し、19−ヒドロキシ−デソキシ−コルチコステロンの合成における中間体としてDeghenghiにより1966年に最初に達成された。
【0019】
スキーム1に要約した手順は、酢酸鉛(Pb(AcO)4)を用いた次亜ヨウ素酸型の反応の使用を含む。化合物1は、単離せず、特徴づけられもしないが、その位置でアセテート(2)にアセチル化される。部分的に精製した(2)の全収率は、たった8.3 %だった。低い収率以上に、この調製法は、特にクロロヒドリンの形成のために再生するのが困難であると一般に知られる。
【0020】
【化5】
【0021】
さらに最近19−ヒドロキシデオキシコルチコステロンの合成において、Kirk及びYeoh (J. Chem. Soc. Perkin Trans. 1,2945 (1983))が、中間体としてアセテート(2)を製造した。プレグネノロン・アセテートから開始するこの手順をスキーム2に表す。最初の3ステップの完全な詳細がそれらの公開の実験項に記載されていなかったが、引用されていた文献によるこれらのステップの収率は、約34〜37%と見積もられ、プレグネノロン・アセテートから約12%のアセテート(2)の全収率を得た。
【0022】
【化6】
【0023】
スキーム3に表したさらなる方法により、Pb(AcO)4、及び熱的又は光化学的条件下のヨウ素によるわずかな官能化反応を、より再現性のある、そして光化学条件下の「より温和な」HgO/ヨウ素系と交換し、21−ヒドロキシル化のステップを多価ヨウ素化合物を用いて実施される(A. S. Veleiro, M. V. Nevado, M. C. Monteserin and G. Burton, Steroids, 60, 268−272 (1995); M. Akhtar and D. H. R. Barton, J. Am. Chern. Soc., 86,1528−1534 (1964); R. M. Moriarty, L. S. John and P. C. Du, J. Chem. Soc. Chem. Commun., 641−642 (1981)を参照のこと)。
【0024】
【化7】
【0025】
前述の手順も、プレグネノロン・アセテートから開始し、それは最初に21−ヒドロキシプロゲステロンジアセテートに変換される。最善の場合で、(1)の全収率は、約26%である;TLC及びNMRによると純粋なようだったが、しかし、この産物は結晶化することができず、このようにクロマトグラフィーによる追加の精製ステップを必要とした;純粋な結晶(1)の収率は13% (21−ヒドロキシプレグネノロン・ジアセテートから19%)であった。アセテート(2)は、この合成経路において中間体であるが、完全な精製は、(すなわち、化合物(1)の)脱アセチル化後にのみ達成されうる。さらに、この手順は、1996年に実施した最初の生物学的な試験のための少量の(1)の合成をもたらすが、この手順をスケールアップするための試みは失敗した。現在知られている方法は、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を提供するが、それらは、より不十分な収率、並びに取り除くのが困難な副産物を相変わらず生じる。
【0026】
本発明の説明:
21−ヒドロキシ−6,19−オキシドプロゲステロン(210H−6OP)及び/又はそのエステルの新しい製造方法を提供することが本発明の目的である。
【0027】
21−ヒドロキシ−6,19−オキシドプロゲステロン及び/又はそのエステルを提供することが本発明のさらなる目的である。
【0028】
第1の側面において、本発明は、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)又はそのエステル、例えばカルボキシレート、ホスフェート又はスルフェートの新しい製造方法を提供する。好ましい態様において、本発明は、21OH−6OP、及びその21−アセテート、21−プロピオネート、21−ヘミサクシネート、21−ホスフェート、及び21−オレエート誘導体の新しい製造方法を提供する。本発明の方法は、本質的に今まで知られている不都合の全てを回避する。本発明の方法は、許容される程度の純度を持つ21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を優れた収率で製造し、そして試薬としての重金属を避ける。本発明の方法は、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)及びそのエステルの大規模な産業上の製造に好適である。
【0029】
本発明の目的は、メイン・クレームにより満たされる。好ましい態様は、それと一緒に組み込まれている従属クレームの範囲内で記載される。
【0030】
本発明による新しい合成手順は、以下の連続した基本的なステップを含むか又はそれから成る:
a) 21−アセトキシプレグネノロン(3)(実際は市販品である)を準備し;
b) 21−アセトキシプレグネノロンのC−3ヒドロキシ基を不安定なエステル、好ましくはホルメート・エステルに変換し;
c) 保護された21−アセトキシプレグネノロンからブロモヒドリン産物を得、上述のブロモヒドリンは、C5−C6の位置の二重結合への臭素とヒドロキシ基の付加によりもたらされる;
d) 照射下、「スアレス試薬」(ジアセトキシヨードベンゼン;Annas et al., J. Chem.Soc.Perkin 1,405 (1989)を参照のこと)及びヨウ素を用いてC19原子による分子内の環化を実施し、よって、骨格内に6,19オキシド架橋を得、
e) 好ましくはHCl/MeOH/ジクロロメタンにより選択的な加水分解を実施し、続いて、好ましくは塩化クロム酸ピリジニウム(PCC)により酸化し、よって、ブロモケトンを得、
f) ステップe)から得られたブロモケトンの加水分解を実施して、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を得、そして、場合により
g) 21−ヒドロキシ−6,19−オキシドプロゲステロン(1)をアシル化して、21−エステル(このアセテートを(2)と示す)を得る。
【0031】
好ましいエステルは、(場合により、COOHにより、1又は2回置換された)C1−18アシル・エステル、及びホスフェート・エステルである。アシル・エステルは、カップリング剤(例えば、N,N’−ジシクロヘキシルカルボジイミド)の存在下、有機酸と、又は活性化された有機エステル(例えば、ニトロフェノール・エステル)、又はハロゲン化アシル(例えば、塩化アシル)、又はアシル無水物と21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を反応させることにより得られる。ホスフェート・エステルは、リン酸化剤(例えば、リンオキシクロライド、塩基性加水分解が続く)と21−ヒドロキシ−6,19−オキシドプロゲステロンを反応させることにより得られる。
【0032】
21−プロピオネート、又は21−ヘミサクシネート、及び21−オレエート、及び誘導体は、プロピオン酸、コハク又はオレイン酸、それらの無水物、活性化されたエステル、又は塩化アシルを用いたステップf)の21−ヒドロキシ−6,19−オキシドプロゲステロン(1)をエステル化することにより得られる。本発明による好ましい合成手順を、スキーム4に表す。
【0033】
【化8】
【0034】
スキーム4で説明した好ましい方法によると、ギ酸基は、3位の保護基として導入される。ギ酸は、第1級酢酸、そしてα−アセトキシ−ケトンすら安定な比較的に温和な酸性の条件(HCl/MeOH−ジクロロメタン)の下でそれらは加水分解されるという利点がある。ギ酸部分の導入は、好ましくは混合した酢酸−ギ酸無水物(ギ酸と無水酢酸からその場で準備される)を用いて、非常に温和な条件下で好ましくは実施される。THF中、N−ブロモアセトアミドによりブロモ−ヒドリン形成を実施し、80%の所望のブロモヒドリン(5)、及び約20%の5α−HO−6β−Br異性体をもたらす。前記混合物は、結晶形成か又は薄層クロマトグラフィーにより分離されうる。C−19を伴った分子内の環化のために、好ましくは標準のタングステンランプによる−好適な照射の下で「スアレス試薬」(ジアセト−オキシヨードベンゼン)(DAIB)及びヨウ素を、ジェネレーティング・システムとしての次亜ヨウ素酸として使用する。
【0035】
全く驚いたことに、ジクロロメタン(CH2Cl2)中の分子内の環化ステップを実施により、この反応は、迅速で(1時間未満で完全な変換を完了する)及び無菌なだけでなく、優れた収率が得られることが判明した。
【0036】
水循環を伴うガラス・ジャケットを備えた反応器を使用することにより達成される環化ステップの温度調節(25℃)は、収率を増やし、過剰酸化副産物を減らす。さらに、エポキシド形成を解消し、異性体ブロモヒドリンは、前記試薬に不活性であり、そしてシリカゲルカラムを通す吸引ろ過(VFC)により容易に所望のブロモエーテル(6)から(ヨードベンゼン副産物と一緒に)分離することができる。
【0037】
好ましくは、ホルメート・エステルの選択的な加水分解は、MeOH−ジクロロメタン中でHClにより実施され、続いて、好ましくはPCCにより酸化し、よって、ブロモケトン(8)を得る。VFC(非常に短いシリカゲルカラム)精製に供した時、この産物は、部分的にHBrが除かれ、不飽和ケトン(2)を生じる、しかし、これは、不飽和産物が、以降のステップの所望の産物であるので問題を引き起こさない、ここで上記ステップは、塩基を用いた処理が21位を脱アシル化し、そしてC−5臭素の除去を完了することにより所望の産物(1)を得る。
【0038】
(1)の精製は、短いシリカゲルカラムを通す高速VFCで達成され、31%以上の収率でクロマトグラフィーによる精製産物を得る。これを無水エタノールから結晶化させて27%の収率の結晶(1)を生じる。
【0039】
21−アセテート(2)は、ピリジン中、無水酢酸による(1)の標準的なアセチル化により製造される。このアセテートを、無水エタノールから再結晶させる。
【0040】
本発明による新しい合成には以下の利点がある:
a) それは、選択的なアセチル化のステップの必要性を取り除くか、又はC−21とC−3のヒドロキシル基を区別するあらゆる必要を取り除く。
【0041】
b) それは、重金属(鉛、銀、又は水銀ベースの試薬)を必要としないように、次亜ヨウ素酸反応を修飾し、そしてそれは、同質の条件下で進むので、数グラム、そして最終的にはキログラム量までのスケールアップを可能にする。
【0042】
c) それは、精製ステップを最小限にするために、さまざまな段階で形成された二次的な産物(特に5,6−エポキシド形成)を減らし、そしてブロモエーテル、化合物(1)及び(2)がこれらの条件下で本質的に不安定であるため、シリカゲルによるカラムクロマトグラフィーの必要性を特に回避するか又は最小限にする。
【0043】
d) それは、全体にわたって反応量を減らし、スケールアップを可能にする。
【0044】
化合物(1)から始まる、アシル・エステル、例えば21−プロピオネート(2a)、及び21−ヘミサクシネート(2b)、及び21−オレエート(2c)−6,19−オキシドプロゲステロン誘導体の合成は、スキーム5に説明されるように実施されうる。同様に、21−ホスフェート誘導体(2d)の製造がスキーム5に示される。
【0045】
【化9】
【0046】
本発明に従って合成された化合物は、単独で又は医薬として許容される担体及び/又は賦形剤との組み合わせで、薬剤として使用するためのものである。そのような薬剤は、グルココルチコイド過剰に関係している病気の治療又は予防、例えばクッシング症候群、医原性高コルチゾール症、又はうつ病の治療のための薬剤の製造に特に好適である。
【0047】
本発明を、説明のためだけに以下の実施例を参照してここで説明する:
実施例
材料及び方法
融点をフィッシャー−ジョン装置で測り、矯正していない。IRスペクトルを、Nicolet Magna IR 550 FT−IRスペクトロメーターによりKBrディスクを用いて薄膜に記録した。1H及び13C NMRスペクトルを、(内部標準としてTMSを用いて)重水素クロロホルム中、Bruker AC−200又はAM−500 NMRスペクトロメーターにより計測した。J値をHzで与える。スペクトルを、DEPT、COSY45、及びHETCOSYスペクトルの解析とプロゲステロンのそれとの比較により割り当てた。
【0048】
電子衝撃質量スペクトル(EI)を、直接導入により70 eVでVG Trio 2質量分析計で計測した。FAB質量スペクトル及び電子衝撃高解像度質量スペクトル(HRMS)を、VG ZAB BEQQ質量分析計で得た。使用した全ての溶媒が試薬等級だった。溶媒を、真空下、約45℃で留去した。亜鉛紛末を、1MのHCl中への懸濁し、水、無水エタノール、及びジエチルエーテルにより洗浄し、そして120℃で2時間乾燥させることにより活性化した。全ての化合物の均一性を、薄層クロマトグラフィーにより確認した。
【0049】
21−ヒドロキシ−6,19−オキシドプロゲステロン(1)の大規模合成
出発物質、中間体、及び最終産物の構造(1)及び(2):
【0050】
【化10】
【0051】
3β−ホルミルオキシ−21−aアセチルオキシ−5−プレグネン−20−オン(4)
無水酢酸(13.4 ml)を、0℃でギ酸(6.6 ml)に滴下にて添加し、この溶液を50℃で15分間加温し、そして0℃に急冷した。得られたアセトギ酸無水物溶液を、0℃で、ピリジン(20.8 ml)中、21−アセトキシプレグネノロン(3、8.0 g)の撹拌された懸濁液に滴下にて添加し、撹拌をその温度で2時間続ける。前記反応産物を、冷却した飽和重炭酸ナトリウム水性溶液に注ぎ、ろ過し、そしてその固体を飽和重炭酸ナトリウム水性溶液、水、及び1N HClにより(中和するまで)洗浄し、ホルメート(4)を得た(8.0 g);1H NMR (200.13 MHz) δSH 0.70 (3H, s, 13−CH3), 1.02 (3H, s, 10−CH3), 2.16 (3H, s, 21−CH3CO), 2.53 (1H, t, J= 8.0 Hz, 17−H), 4.50 (1H, d, J= 17.0 Hz, 21a−H), 4.70 (1H, d, J= 17.0 Hz, 21b−H), 5.32 (1H, m, 3−H), 5.38 (1H, d, J= 3.0 Hz, 6−H), 8.02 (1H, s, HCOO)。
【0052】
3β−ホルミルオキシ−5α−ブロモ−6β−ヒドロキシ−21−アセチルオキシプレグナン−20−オン(5)
ホルメート(4)(8.0 g)を、ジエチルエーテル(100 ml)及びTHF(37.2 ml)中に溶解し、10℃に冷却する。10〜15℃で撹拌している−遮光された−溶液に、7.5%の過塩素酸(11.88 ml)を添加し、続いて8つの部分で25分間にわたりN−ブロモアセトアミド(4.75 g)を添加する。撹拌を、25℃で45分間続け、そして完全に脱色するまで10%のチオ硫酸ナトリウム水性溶液を添加することにより反応を止める。次に、反応混合物を、ジクロロメタン/メタノール10:1で抽出し、そして有機層を、水により洗浄し、無水硫酸ナトリウムにより乾燥させて、そして溶媒を留去して、ブロモヒドリン(5)(10.4 g、1H NMRにより測定されるとおり20%の5α−ヒドロキシ−6β−ブロモ異性体を含んでいる)を得る。
【0053】
3β−ホルミルオキシ−5α−ブロモ−21−アセチルオキシ−6,19−オキシドプレグナン−20−オン(6)
25℃の循環する水による外部冷却ジャケット及び撹拌機を備えた1リットルのガラス容器に含まれた新たに蒸留したジクロロメタン(723 ml)中、ブロモヒドリン化合物(5)(10.4 g、20%の5α−ヒドロキシ−6β−ブロモ異性体を含んでいる)の溶液を通して窒素を5分間バブリングする。ジアセトキシヨードベンゼン(スアレス試薬、7.66 g)及びヨウ素(5.46 g)を、撹拌しながら連続して添加する。容器を2つの300ワット・タングステンランプ(各5000 lm)に晒し、激しい撹拌を25℃で1時間続ける。照射を止め、そして完全に脱色するまでチオ硫酸ナトリウムの飽和水性溶液を添加する。有機層を分離し、無水硫酸ナトリウムにより乾燥させて、溶媒を留去する。得られた固体をジクロロメタン(8 ml)で溶解し、ヘキサンで前もってフラッシュしたシリカゲル G−60カラム(12 cmの直径×8 cmの高さ)に適用する;ヘキサン−酢酸エチル9:1(1100 ml)、8:2 (700 ml)、7:3 (700 ml)、及び6:4 (600 ml)により(真空を出口に適用して)連続して溶出し、31×100 mlの画分を得る。画分をTLCにより分析し、そしてブロモエーテル(6)を含んでいるそれらをプールし、乾燥するまで留去して(6)(6.8 g)を得る。1H NMR (200.13 MHz) δH 0.70 (3H, s, 13−CH3), 2.16 (3H, s, 21−CH3CO), 2.52 (1H, t, J= 8.8 Hz, 17−H), 3.73 (1H, d, J= 8.4 Hz, 19a−H), 3.94 (1H, d, J = 8.4 Hz, 19b−H), 4.08 (1H, d, J= 4.2 Hz, 6−H), 4.50 (1H, d, J= 16.8 Hz, 21a−H), 4.71 (1H, d, J= 16.8 Hz, 21b−H), 5.34 (1H, m, 3−H), 8.02 (1H, s, HCOO)。
【0054】
3β−ヒドロキシ−5α−ブロモ−21−アセチルオキシ−6,19−オキシドプレグナン−20−オン(7)
先に得られたブロモエーテル(6)(6.8 g)の撹拌した溶液を、ジクロロメタン(45.7 ml)とメタノール(154.7 ml)中に溶解し、そして氷浴中で0℃に冷却し、そして水(10.9 ml)、さらに濃HC1 (23.0 ml)を添加する。0℃での激しい撹拌の約30分後(TLCにより出発材料の消失が観察される)、この反応混合物を20%の水酸化ナトリウム水性溶液により中和し、そしてジクロロメタンで抽出する。有機層を無水硫酸ナトリウムにより乾燥させ、そして溶媒を留去し、アルコール化合物(7)(6.5 g)を得る;1H NMR (200.13 MHz) δH 0.69 (3H, s, 13−CH3), 2.16 (3H, s, 21−CH3CO), 2.52 (1H, t, J= 8.5 Hz, 17−H), 3.62 (1H, d, J= 8.5 Hz, 19a−H), 3.92 (1H, d, J = 8.5 Hz, 19b−H), 4.07 (1H, d, J= 4.0 Hz, 6−H), 4.15 (1H, m, 3−H), 4.51 (1H, d, J= 17.0 Hz, 21a−H), 4.70 (1H, d, J= 17.0 Hz, 21b−H)。
【0055】
5α−ブロモ−21−アセチルオキシ−6,19−オキシドプレグナン−3,20−ジオン(8)
無水ジクロロメタン (480 ml)中、塩化クロム酸ピリジニウム(12.1 g)、炭酸バリウム(5.0 g)、及び3Åモレキュラーシーブ(9.60 g)の懸濁液を、窒素下で10分間撹拌する。得られたオレンジ色のスラリーに、無水ジクロロメタン(324 ml)中の先に得られたブロモエーテル(7)(6.5 g)の溶液を添加し、そして出発材料(TLC)が消えるまで、約90分間撹拌を続ける。反応混合物を短いシリカゲルG 60カラム(12 cmの直径×8 cmの高さ)に透過させ、ジエチルエーテル(2×150 ml)及びヘキサン−酢酸エチル1:2(3×150 ml)により洗浄した。産物を含んでいる画分をプールし、乾燥するまで留去して、5.5 gのケトン(8)を得る(約10 %のΔ4−3−ケトン(2)を含む);1H NMR (200.13 MHz) δH 0.70 (3H, s, 13−CH3), 2.16 (3H, s, 21−CH3CO), 2.51 (1H, t, J= 8.5 Hz, 17−H), 2.85 (1H, d, J= 16.0 Hz, 4a−H), 3.40 (1H, d, J= 16.0 Hz, 4b−H), 3.90 (1H, d, J= 9.0 Hz, 19a−H), 4.07 (1H, d, J= 4.0 Hz, 6−H), 4.15 (1H, d, J = 9.0 Hz, 19b−H), 4.50 (1H, d, J= 17.0 Hz, 21a−H), 4.71 (1H, d, J=17.0Hz,21b−H)。
【0056】
21−ヒドロキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(1)
前ステップから得たケトン(8)(5.5 g)をメタノール(263.8 ml)及びジクロロメタン(13.2 ml)中に溶解する。撹拌しているこの溶液に、14%のメタノール中、KOH(53.4 ml)を添加し、そして出発材料(TLC)が消えるまで、約15分間室温で撹拌を続ける。この反応混合物を1N HClで中和し、ジクロロメタンにより抽出する。無水硫酸ナトリウムを用いて有機層を乾燥させて、そして溶媒を留去することで、未精製の21−ヒドロキシ−6,19−オキシドプロゲステロン(1、4.6 g)を得る。この固体をジクロロメタン(5 ml)中に溶解し、そして前もってヘキサン−酢酸エチル7:3によりフラッシュしたシリカゲル G−60カラム(8.5 cmの直径×5 cmの高さ)に通す;(真空を出口に適用して)ヘキサン−酢酸エチル6:4(1350 ml)及び1:1 (900 ml)で連続して溶出し、30の画分を得る。TLCにより画分を分析し、(1)を含んでいるものをプールして、そして乾燥するまで留去して21−ヒドロキシ−6,19−オキシドプロゲステロン(1、2.3 g)。1H NMR (200.13 MHz) δH 0.74 (3H, s, 13−CH3), 2.45 (1H, t, J= 8.5 Hz, 17−H), 3.51 (1H, d, J= 8.8 Hz, 19a−H), 4.18 (3H, s, 21−CH3), 4.20 (1H, d, J = 8.8 Hz, 19b−H), 4.69 (1H, d, J= 5.0 Hz, 6−H), 5.82 (1H, s,4−H)。
【0057】
無水エタノールからの再結晶形成は、1回目の回収の結晶(1)(1.27 g)を与えるmp 165〜166℃。母液を濃縮して2回目の回収の(1)(0.68 g)得る。
【0058】
21−アセチルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2)
未精製の21−ヒドロキシ−6,19−オキシドプロゲステロン(1、2 g クロマトグラフィー精製前)を、無水ピリジン(15.6 ml)中に溶解し、そして無水酢酸(15.6 ml)を添加した。この溶液は25℃で90分間撹拌して、1MのHCl上に注ぎ、そしてろ過した(あるいは、この固体をジクロロメタンにより抽出する)。この固体を(中性まで)水により洗浄し、乾燥させて、ジクロロメタン(2 ml)中に溶解し、そして前もってヘキサン−酢酸エチル7:3によりフラッシュしたシリカゲルG−60カラム(7 cmの直径×5 cmの高さ)に適用し;ヘキサン−酢酸エチル7:3(700 ml)及び6:4 (700 ml)を用いて(真空を出口に適用して)連続的に溶出して、20の画分を得た。画分をTLCにより分析し、そして(2)を含んでいるものをプールし、そして乾燥するまで留去し、21−アセチルオキシ−6,19−オキシドプロゲステロン (2、1.12 g)を得た。(メタノールの滴下により)無水エタノールからの再結晶は、結晶(2)(0.72 g)を与えた、mp 190〜191℃。1H NMR (200.13 MHz) δH 0.76 (3H, s, 13−CH3), 2.17 (3H, s, 21−CH3CO), 2.51 (1H, t, J= 8.5 Hz, 17−H), 3.51 (1H, d, J= 8.2 Hz, 19a−H), 4.20 (1H, d, J = 8.2 Hz, 19b−H), 4.50 (1H, d, J= 16.7 Hz, 21a−H), 4.69 (1H, d, J= 5.0 Hz, 6−H), 4.72 (1H, d, J= 16.7 Hz, 21b−H), 5.82 (1H, s, 4−H)。
【0059】
21−プロパノイルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2a)
未精製の21−ヒドロキシ−6,19−オキシドプロゲステロン(1、0.2 g クロマトグラフィー精製前)を、無水ピリジン(0.28 ml)中に溶解し、そしてプロパン酸無水物(0.2 ml)を添加した。この溶液は25℃で1時間撹拌して、メタノールを添加し過剰な無水物を無効化し、真空中でこの溶液を濃縮した。残渣をジクロロメタンにより希釈し、1M HCl及び水により洗浄し、乾燥するまでに留去した(0.233 g)。前記と同様な精製で21−プロパノイルオキシ−6,19−オキシドプロゲステロン(2a、0.116 g)を得た。1H NMR (200.13 MHz) δH 0.76 (3H, s, 13−CH3), 1.18 (3H, t, J = 7.6 Hz, 21−CH3CH2CO), 2.46 (2H, q, J = 7.6 Hz, 21−CH3CH2CO), 2.51 (1H, t, J = 8.0 Hz, 17−H), 3.51 (1H, d, J = 8.2 Hz, 19a−H), 4.20 (1H, d, J = 8.2 Hz, 19b−H), 4.50 (1H, d, J = 16.8 Hz, 21a−H), 4.70 (1H, d, J = 5.0 Hz, 6−H), 4.73 (1H, d, J = 16.8 Hz, 21b−H), 5.82 (1H, s, 4−H)。EIMS m/z 400 (17) [M]+, 342(5), 313(24), 285(23), 267(10), 57(100)。
【0060】
21−サクシノイルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2b)
21−ヒドロキシ−6,19−オキシドプロゲステロン(1、0.75 g)を、無水ジクロロメタン(37.5 ml)及びピリジン(1.9 ml)中に溶解し、そしてコハク酸無水物(0.75 g)を添加した。この溶液を25℃で4時間撹拌し、コハク酸無水物の第2部分(0.375 g)を添加し、そして6時間(出発材料が消失するまで)撹拌を続けた。反応混合物を濃縮し、そして残渣をジエチルエーテルにより抽出した。エーテル溶液を1MのHClにより洗浄し、そして10%の炭酸ナトリウム水溶液により抽出した。この水層を濃HClによりpH=3まで酸性化し、そしてジクロロメタンにより抽出した。水により洗浄し、そして乾燥するまで留去して、未精製21−サクシノイルオキシ−6,19−オキシドプロゲステロン(2b、0.823 g)を得た。この固体をジクロロメタン(1 ml)中に溶解し、そしてヘキサン−酢酸エチル2:8により前もってフラッシュしたシリカゲル G−60カラム(6 cmの直径×4 cmの高さ)に適用し;ヘキサン−酢酸エチル2:8(200 ml)及び酢酸エチル(500 ml)を用いて(真空を出口に適用して)連続的に溶出し、14の画分を得た。画分をTLCにより分析して、(2b)を含んでいるそれらをプールし、乾燥するまで留去して、21−サクシノイルオキシ−6,19−オキシドプロゲステロン(2b、0.455 g)を得た。1H NMR (200.13 MHz) δH 0.75 (3H, s, 13−CH3), 2.52 (1H, t, J = 8.0 Hz, 17−H), 2.75 (4H, m, 21−HCOOCH2CH2CO), 3.51 (1H, d, J = 8.2 Hz, 19a−H), 4.20 (1H, d, J = 8.2 Hz, 19b−H), 4.54 (1H, d, J = 16.9 Hz, 21a−H), 4.70 (1H, d, J = 5.0 Hz, 6−H), 4.75 (1H, d, J = 16.9 Hz, 21b−H), 5.82 (1H, s, 4−H)。EIMS m/z 444(3) [M]+, 344(24), 313(55), 285(44), 267(17), 91(60), 79(54), 55(100)。
【0061】
21−オレオイルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2c)
21−ヒドロキシ−6,19−オキシドプロゲステロン(1、0.052 g)を無水ジクロロメタン(1 ml)中に溶解し、そしてピリジン(0.12 ml)及び塩化オレオイル(0.1 ml)を添加した。この溶液を25℃で24時間撹拌して、ジクロロメタンにより希釈し、1MのHCl及び水により洗浄し、乾燥するまで留去した。予備のTLCによる精製によって、21−オレオイルオキシ−6,19−オキシドプロゲステロン(2c、0.075 g)を得た。1H NMR (200.13 MHz) δH 0.76 (3H, s, 13−CH3), 0.88 (3H, t, J = 7.0 Hz, CH3−CH−CO), 2.34 (2H, t, J = 7.7 Hz, CH−CH2CO), 2.50 (1H, t, J = 8.5 Hz, 17−H), 3.51 (1H, d, J = 8.3 Hz, 19a−H), 4.20 (1H, d, J = 8.3 Hz, 19b−H), 4.49 (1H, d, J = 16.9 Hz, 21a−H), 4.70 (1H, d, J = 4.5 Hz, 6−H), 4.73 (1H, d, J = 16.9 Hz, 21b−H), 5.34 (2H, m, CH−CH=CH−CH−CO), 5.82 (1H, s, 4−H)。
【0062】
21−ホスフェート−6,19−オキシド−4−プレグネン−3,20−ジオン(2d)
21−ヒドロキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(1、0.052g)を、無水ジクロロメタン(1 ml)中に溶解し、そしてピリジン(0.12 ml)及びホスホクロライド酸ジアリル・エステル(0.024g、1当量)を0℃で30分以上にわたって滴下により添加した。この混合物を室温まで加温し、そして一晩撹拌した。この混合物を5%のNaHCO3により3回洗浄し、有機層を乾燥させて、そして加熱することなく真空内で留去した。得られたシロップに、水中(3 ml)、NaOH (2.2化学当量)の溶液を添加した。この溶液を、還流状態に徐々に至らせ、12時間緩やかに還流した。凍結乾燥により、エタノールから再結晶された未精製ホスフェート二ナトリウム塩を得た。あるいは、未精製二ナトリウム塩を水中に溶解し、そしてHClによりpHを調整して、遊離のホスフェートの沈殿を引き起こす。
本発明の分野:
本発明は、21−ヒドロキシ−6,19−オキシドプロゲステロン(21OH−6OP)及び/又はその21−アセテート、21−プロピオネート、21−ヘミサクシネート、21−ホスフェート、及び21−オレエート誘導体の新しい製造方法に関する。21OH−6OP及びそのエステルは、グルココルチコイド平衡失調に関係する病気の治療又は予防、特にクッシング症候群又はうつ病を治療するための抗グルココルチコイド物質である。
【0002】
本発明の背景:
コルチコステロイドは、構造上コレステロールに関連するステロイドホルモンである。これらのホルモンは、副腎皮質で合成され、グルココルチコイド(例えば、コルチゾール)、電解質コルチコイド(例えば、アルドステロン)、並びにわずかなアンドロゲン及びエストロゲンを含んでいる。甲状腺のそれのような副腎の機能は、視床下部(HPT)及び脳下垂体(PIT)の制御下にある。コルチゾール(天然のグルココルチコイド)のレベルがセットポイント以下に下がった時、視床下部は、脳下垂体からの副腎皮質刺激ホルモン(ACTH)放出を刺激するCRH(コルチコトロピン放出ホルモン)を放出する。ACTHは、以下の
・コルチゾールの合成及び分泌(それは、アルドステロンの合成/分泌に対して最小限の影響しか与えない)、そして
・副腎の成長、
を刺激する刺激ホルモンである。コルチゾールがレベルが上昇した時、これは、CRH及びACTHの分泌を止める(図1を参照のこと)。
【0003】
コルチゾールは、生合成及びグルコースの代謝に関連するその性質、並びに非特異的並びに特異的免疫性に関連する性質により特徴づけられる。グルコース代謝へのそれらの効果のために、コルチゾール並びに天然又は合成のそれらのアナログが、通常グルココルチコイドと名付けられる。それらは、グルココルチコイド・レセプター(GR)に結合する。
【0004】
グルココルチコイド・レセプターは、リガンド活性化転写因子として機能する細胞内レセプターに密接に関連するタンパク質スーパーファミリーのメンバーである。このスーパーファミリーの他のメンバーは、電解質コルチコイド・レセプター(MR)及びプロゲステロン・レセプター(PR)である。MRとGRは高いホモロジーを示し、それ故に、天然及び合成ステロイドでさえ、これらのレセプターの間に交差反応を示した。PRに関して、その天然のリガンドであるプロゲステロンが同様にMR及びGRと交差反応する。
【0005】
クッシング症候群は、コルチゾールの副腎皮質からの分泌の増加の結果として生じる不調である。副腎皮質の機能亢進は、ACTHに依存しているかもしれないし、又はACTH調節に非依存、例えば副腎皮質腺腫又は悪性腫瘍によるコルチゾールの産生であるかもしれない。外因性のコルチゾール又は関連する合成アナログの超生理学的な量の投与は、副腎皮質の機能を抑圧して、そしてACTH非依存性グルココルチコイド機能亢進に似た症状を呈する。副腎皮質のACTH依存性機能亢進は、脳下垂体によるACTHの分泌過多、肺の小細胞癌(異所性ACTH症候群)のような非脳下垂体腫瘍によるACTHの分泌、又は外因性ACTHの投与によるかもしれない。「クッシング症候群」という用語は、原因にかかわらず起こるコルチゾール過剰によりもたらされる臨床像に適用される一方、脳下垂体のACTH過剰から起こっている副腎皮質の機能亢進は、しばしばクッシング病と呼ばれ、特定の生理学的な異常を示す。クッシング病の患者は、脳下垂体の好塩基性腺腫か色素嫌性腺腫を持っているかもしれない。微小腺腫は、通常CTか、好ましくはガドリニウムにより増強させられた高解像度技術を用いたMRIスキャンにより可視化されることができる。いくつかの微小腺腫は、これらの手法によってでさえ可視化することが困難である。いくつかの症例で、ACTH過剰産生の明らかな証拠にもかかわらず、脳下垂体で組織学的異常は見つからなかった。
【0006】
医原性かもしれない、原因に関係しないコルチゾール過剰から起こっている臨床像を意味するように本明細書中で意図されているクッシング症候群への言及は、ACTHの注射薬又はコルチゾール、あるいはアレルギー性、喘息性、炎症性、又は免疫学的を含む様々なタイプの病気で広く使用されるプレドニゾン、プレドニゾロン、デキサメタゾン、又はその他のもののような合成アナログの直接的な投与によるいずれかの医原性のものでもありうる。クッシング症候群は、副腎腫瘍のコルチコイドの分泌に加え、異所性ACTH産生、及びクッシング病を含んでいる。
【0007】
臨床徴候は、膨れ上がった外観を持つ丸みのある「満月様」顔貌を含んでいる。目立った鎖骨上の及び背中の頸部の脂肪体(「バッファロー瘤」)を有する体幹性肥満症である;末梢の手足及び指は通常、非常にほっそりしている。筋肉消耗性であり、そして脱力感がある。皮膚は、薄く、そして創傷治癒に乏しく及び傷つきやすい萎縮性である。紫色の線条が、腹部に現われる。高血圧、腎臓結石、骨粗鬆症、グルコース不耐性、感染耐性の低下、及び精神障害であることが珍しくない。直線的な成長の停止が子供に独特である。女性は、通常月経不順を有する。コルチゾールに加えて、アンドロゲンの産生増加は、多毛症、側頭部のはげ、及び女性のその他の男性化徴候をもたらすかもしれない。
【0008】
エストロゲン及びアンドロゲン・レセプターに関連する抗ホルモン薬剤の開発がうまくいっているが、選択的な抗コルチコイドの捜索は、より制限されている。
【0009】
様々なレベルでステロイドホルモンの合成を抑制する既知の薬剤(すなわち、ステロイドホルモンの合成の様々な段階を触媒する酵素の阻害剤)がJ. Steroid Biochem., vol.5, p.501 (1974)中で検討され、そして以下を含む:
a) ジフェニルメタンの誘導体、例えばアンフェノンB (amphenon B)(11−ベータ−、17−及び21−のヒドロキシラーゼの段階でのステロイドホルモンの合成を抑制する);
b) ピリジンの誘導体(SU−cシリーズ)、例えばメチラポン(metirapon)(11−ベータのヒドロキシラーゼの段階で合成を抑制する);
c) 置換されたアルファ、アルファ−グルタルアミド、例えばアミノグルテチミド(aminoglutetimide)(20−アルファ−ヒドロキシラーゼとC20、C22−リアーゼの抑制によりコレステロールからプレグネノロンの合成を妨げる);
d) ステロイド物質、例えばトリロスタン(3ベータ−置換されたステロイド−3ベータ−ヒドロキシ−5−アンドロステン−17−オン)、3ベータ−デソキシステロイドヒドロゲナーゼ−5.4−イソメラーゼを抑制する(Steroids, vol.32, p.257)。
【0010】
e) 素速く解離する抗電解質コルチコイドとして使用されるスピロノラクトン・ファミリーのステロイド(PNAS USA 71(4) p.1431−1435 (1974))。
【0011】
f) 腎臓(Z. Naturforsch., 45b, p.711−715 (1990)、及び海馬I型 MR(Life Science, 59, p.511−21 (1996))について特異的な結合特性を示し、II型GRについては示さない抗電解質コルチコイドと説明される合成ステロイド、ZK91587。従って、両方のレセプター・システムを含んでいてる組織におけるMRの機能の調査の道具として都合よく役に立つかもしれない。
【0012】
グルココルチコイドホルモンとホルモン・レセプターの相互作用を特異的に抑制する物質は以下のとおりである:
a) ミフェプリストン(11β,17β)−11−[4−(ジメチルアミノ)フェニル]−17−ヒドロキシ−17−(1−プロピニル)エストラ−4,9−ジエン−3−オン、グルココルチコイドホルモンのレセプターに働きかけ、グルココルチコイド効果をもたらす機構を開始できない複合体を形成する(Annals of New−York Academy of Science, vol. 761, p.5−28 (1995))。
【0013】
b) 非ステロイド系の物質(J. Steroid Biochem., Vol.31, p.481−492 (1988)、例えば塩酸ドロタベリーナ(drotaverina hydrochloride)(イソキノリン−1−(3.4−ジエトキシベンジリデン)−6.7−ジエトキシ−1,2,3,4−テトラヒドリゾキノリンの誘導体)、又はアセチルサリチル酸(Moskovskaya Meditsina, 1990, ”Receptor mechanisms of the glucocorticoid effect” by V.P.Golikov).
今まで、臨床条件で試みられた、抗グルココルチコイド物質に関する唯一の治療のための適用(例えば、ミフェプリストン)は、非脳下垂体性クッシング症候群の手術不可能な症例の治療である。ミフェプリストン (抗プロゲステロン物質及び抗グルココルチコイド物質の両方)の場合に、高い服用量(1日につき800 mgまで)が必要とされる。
【0014】
活性を増加させ、そして交差感受性と好ましくない副作用を減少させるための戦略の系統的な適用の利用により、特に抗エストロゲン及び抗アンドロゲンの分野でより大きな効力及び選択性を有する抗ホルモン物質の開発における進展が報告された。
【0015】
EP−903’146において、以下の式(I):
【0016】
【化4】
により表される合成ステロイド21−ヒドロキシ−6,19−オキシドプロゲステロン(210H−6OP)が、実質的に子宮PR又は腎臓MRと交差反応しない選択的な抗グルココルチコイド物質として開示された。前記21−ヒドロキシ−6,19−オキシドプロゲステロン抗グルココルチコイド物質は、電解質コルチコイド又はグルココルチコイドの性質、並びにMR又はPRに対する親和性を事実上欠いている抗グルココルチコイド物質が望ましい、グルココルチコイド過剰に関係している病気の治療に使用されうることができた。
【0018】
21−ヒドロキシ−6,19−オキシドプロゲステロン (1)、及び21−アセテート(2)の合成は、21−ヒドロキシプロゲステロン・ジアセテートから開始し、19−ヒドロキシ−デソキシ−コルチコステロンの合成における中間体としてDeghenghiにより1966年に最初に達成された。
【0019】
スキーム1に要約した手順は、酢酸鉛(Pb(AcO)4)を用いた次亜ヨウ素酸型の反応の使用を含む。化合物1は、単離せず、特徴づけられもしないが、その位置でアセテート(2)にアセチル化される。部分的に精製した(2)の全収率は、たった8.3 %だった。低い収率以上に、この調製法は、特にクロロヒドリンの形成のために再生するのが困難であると一般に知られる。
【0020】
【化5】
さらに最近19−ヒドロキシデオキシコルチコステロンの合成において、Kirk及びYeoh (J. Chem. Soc. Perkin Trans. 1,2945 (1983))が、中間体としてアセテート(2)を製造した。プレグネノロン・アセテートから開始するこの手順をスキーム2に表す。最初の3ステップの完全な詳細がそれらの公開の実験項に記載されていなかったが、引用されていた文献によるこれらのステップの収率は、約34〜37%と見積もられ、プレグネノロン・アセテートから約12%のアセテート(2)の全収率を得た。
【0022】
【化6】
スキーム3に表したさらなる方法により、Pb(AcO)4、及び熱的又は光化学的条件下のヨウ素によるわずかな官能化反応を、より再現性のある、そして光化学条件下の「より温和な」HgO/ヨウ素系と交換し、21−ヒドロキシル化のステップを多価ヨウ素化合物を用いて実施される(A. S. Veleiro, M. V. Nevado, M. C. Monteserin and G. Burton, Steroids, 60, 268−272 (1995); M. Akhtar and D. H. R. Barton, J. Am. Chern. Soc., 86,1528−1534 (1964); R. M. Moriarty, L. S. John and P. C. Du, J. Chem. Soc. Chem. Commun., 641−642 (1981)を参照のこと)。
【0024】
【化7】
前述の手順も、プレグネノロン・アセテートから開始し、それは最初に21−ヒドロキシプロゲステロンジアセテートに変換される。最善の場合で、(1)の全収率は、約26%である;TLC及びNMRによると純粋なようだったが、しかし、この産物は結晶化することができず、このようにクロマトグラフィーによる追加の精製ステップを必要とした;純粋な結晶(1)の収率は13% (21−ヒドロキシプレグネノロン・ジアセテートから19%)であった。アセテート(2)は、この合成経路において中間体であるが、完全な精製は、(すなわち、化合物(1)の)脱アセチル化後にのみ達成されうる。さらに、この手順は、1996年に実施した最初の生物学的な試験のための少量の(1)の合成をもたらすが、この手順をスケールアップするための試みは失敗した。現在知られている方法は、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を提供するが、それらは、より不十分な収率、並びに取り除くのが困難な副産物を相変わらず生じる。
【0026】
本発明の説明:
21−ヒドロキシ−6,19−オキシドプロゲステロン(210H−6OP)及び/又はそのエステルの新しい製造方法を提供することが本発明の目的である。
【0027】
21−ヒドロキシ−6,19−オキシドプロゲステロン及び/又はそのエステルを提供することが本発明のさらなる目的である。
【0028】
第1の側面において、本発明は、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)又はそのエステル、例えばカルボキシレート、ホスフェート又はスルフェートの新しい製造方法を提供する。好ましい態様において、本発明は、21OH−6OP、及びその21−アセテート、21−プロピオネート、21−ヘミサクシネート、21−ホスフェート、及び21−オレエート誘導体の新しい製造方法を提供する。本発明の方法は、本質的に今まで知られている不都合の全てを回避する。本発明の方法は、許容される程度の純度を持つ21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を優れた収率で製造し、そして試薬としての重金属を避ける。本発明の方法は、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)及びそのエステルの大規模な産業上の製造に好適である。
【0029】
本発明の目的は、メイン・クレームにより満たされる。好ましい態様は、それと一緒に組み込まれている従属クレームの範囲内で記載される。
【0030】
本発明による新しい合成手順は、以下の連続した基本的なステップを含むか又はそれから成る:
a) 21−アセトキシプレグネノロン(3)(実際は市販品である)を準備し;
b) 21−アセトキシプレグネノロンのC−3ヒドロキシ基を不安定なエステル、好ましくはホルメート・エステルに変換し;
c) 保護された21−アセトキシプレグネノロンからブロモヒドリン産物を得、上述のブロモヒドリンは、C5−C6の位置の二重結合への臭素とヒドロキシ基の付加によりもたらされる;
d) 照射下、「スアレス試薬」(ジアセトキシヨードベンゼン;Annas et al., J. Chem.Soc.Perkin 1,405 (1989)を参照のこと)及びヨウ素を用いてC19原子による分子内の環化を実施し、よって、骨格内に6,19オキシド架橋を得、
e) 好ましくはHCl/MeOH/ジクロロメタンにより選択的な加水分解を実施し、続いて、好ましくは塩化クロム酸ピリジニウム(PCC)により酸化し、よって、ブロモケトンを得、
f) ステップe)から得られたブロモケトンの加水分解を実施して、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を得、そして、場合により
g) 21−ヒドロキシ−6,19−オキシドプロゲステロン(1)をアシル化して、21−エステル(このアセテートを(2)と示す)を得る。
【0031】
好ましいエステルは、(場合により、COOHにより、1又は2回置換された)C1−18アシル・エステル、及びホスフェート・エステルである。アシル・エステルは、カップリング剤(例えば、N,N’−ジシクロヘキシルカルボジイミド)の存在下、有機酸と、又は活性化された有機エステル(例えば、ニトロフェノール・エステル)、又はハロゲン化アシル(例えば、塩化アシル)、又はアシル無水物と21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を反応させることにより得られる。ホスフェート・エステルは、リン酸化剤(例えば、リンオキシクロライド、塩基性加水分解が続く)と21−ヒドロキシ−6,19−オキシドプロゲステロンを反応させることにより得られる。
【0032】
21−プロピオネート、又は21−ヘミサクシネート、及び21−オレエート、及び誘導体は、プロピオン酸、コハク又はオレイン酸、それらの無水物、活性化されたエステル、又は塩化アシルを用いたステップf)の21−ヒドロキシ−6,19−オキシドプロゲステロン(1)をエステル化することにより得られる。本発明による好ましい合成手順を、スキーム4に表す。
【0033】
【化8】
スキーム4で説明した好ましい方法によると、ギ酸基は、3位の保護基として導入される。ギ酸は、第1級酢酸、そしてα−アセトキシ−ケトンすら安定な比較的に温和な酸性の条件(HCl/MeOH−ジクロロメタン)の下でそれらは加水分解されるという利点がある。ギ酸部分の導入は、好ましくは混合した酢酸−ギ酸無水物(ギ酸と無水酢酸からその場で準備される)を用いて、非常に温和な条件下で好ましくは実施される。THF中、N−ブロモアセトアミドによりブロモ−ヒドリン形成を実施し、80%の所望のブロモヒドリン(5)、及び約20%の5α−HO−6β−Br異性体をもたらす。前記混合物は、結晶形成か又は薄層クロマトグラフィーにより分離されうる。C−19を伴った分子内の環化のために、好ましくは標準のタングステンランプによる−好適な照射の下で「スアレス試薬」(ジアセト−オキシヨードベンゼン)(DAIB)及びヨウ素を、ジェネレーティング・システムとしての次亜ヨウ素酸として使用する。
【0035】
全く驚いたことに、ジクロロメタン(CH2Cl2)中の分子内の環化ステップを実施により、この反応は、迅速で(1時間未満で完全な変換を完了する)及び無菌なだけでなく、優れた収率が得られることが判明した。
【0036】
水循環を伴うガラス・ジャケットを備えた反応器を使用することにより達成される環化ステップの温度調節(25℃)は、収率を増やし、過剰酸化副産物を減らす。さらに、エポキシド形成を解消し、異性体ブロモヒドリンは、前記試薬に不活性であり、そしてシリカゲルカラムを通す吸引ろ過(VFC)により容易に所望のブロモエーテル(6)から(ヨードベンゼン副産物と一緒に)分離することができる。
【0037】
好ましくは、ホルメート・エステルの選択的な加水分解は、MeOH−ジクロロメタン中でHClにより実施され、続いて、好ましくはPCCにより酸化し、よって、ブロモケトン(8)を得る。VFC(非常に短いシリカゲルカラム)精製に供した時、この産物は、部分的にHBrが除かれ、不飽和ケトン(2)を生じる、しかし、これは、不飽和産物が、以降のステップの所望の産物であるので問題を引き起こさない、ここで上記ステップは、塩基を用いた処理が21位を脱アシル化し、そしてC−5臭素の除去を完了することにより所望の産物(1)を得る。
【0038】
(1)の精製は、短いシリカゲルカラムを通す高速VFCで達成され、31%以上の収率でクロマトグラフィーによる精製産物を得る。これを無水エタノールから結晶化させて27%の収率の結晶(1)を生じる。
【0039】
21−アセテート(2)は、ピリジン中、無水酢酸による(1)の標準的なアセチル化により製造される。このアセテートを、無水エタノールから再結晶させる。
【0040】
本発明による新しい合成には以下の利点がある:
a) それは、選択的なアセチル化のステップの必要性を取り除くか、又はC−21とC−3のヒドロキシル基を区別するあらゆる必要を取り除く。
【0041】
b) それは、重金属(鉛、銀、又は水銀ベースの試薬)を必要としないように、次亜ヨウ素酸反応を修飾し、そしてそれは、同質の条件下で進むので、数グラム、そして最終的にはキログラム量までのスケールアップを可能にする。
【0042】
c) それは、精製ステップを最小限にするために、さまざまな段階で形成された二次的な産物(特に5,6−エポキシド形成)を減らし、そしてブロモエーテル、化合物(1)及び(2)がこれらの条件下で本質的に不安定であるため、シリカゲルによるカラムクロマトグラフィーの必要性を特に回避するか又は最小限にする。
【0043】
d) それは、全体にわたって反応量を減らし、スケールアップを可能にする。
【0044】
化合物(1)から始まる、アシル・エステル、例えば21−プロピオネート(2a)、及び21−ヘミサクシネート(2b)、及び21−オレエート(2c)−6,19−オキシドプロゲステロン誘導体の合成は、スキーム5に説明されるように実施されうる。同様に、21−ホスフェート誘導体(2d)の製造がスキーム5に示される。
【0045】
【化9】
本発明に従って合成された化合物は、単独で又は医薬として許容される担体及び/又は賦形剤との組み合わせで、薬剤として使用するためのものである。そのような薬剤は、グルココルチコイド過剰に関係している病気の治療又は予防、例えばクッシング症候群、医原性高コルチゾール症、又はうつ病の治療のための薬剤の製造に特に好適である。
【0047】
本発明を、説明のためだけに以下の実施例を参照してここで説明する:
実施例
材料及び方法
融点をフィッシャー−ジョン装置で測り、矯正していない。IRスペクトルを、Nicolet Magna IR 550 FT−IRスペクトロメーターによりKBrディスクを用いて薄膜に記録した。1H及び13C NMRスペクトルを、(内部標準としてTMSを用いて)重水素クロロホルム中、Bruker AC−200又はAM−500 NMRスペクトロメーターにより計測した。J値をHzで与える。スペクトルを、DEPT、COSY45、及びHETCOSYスペクトルの解析とプロゲステロンのそれとの比較により割り当てた。
【0048】
電子衝撃質量スペクトル(EI)を、直接導入により70 eVでVG Trio 2質量分析計で計測した。FAB質量スペクトル及び電子衝撃高解像度質量スペクトル(HRMS)を、VG ZAB BEQQ質量分析計で得た。使用した全ての溶媒が試薬等級だった。溶媒を、真空下、約45℃で留去した。亜鉛紛末を、1MのHCl中への懸濁し、水、無水エタノール、及びジエチルエーテルにより洗浄し、そして120℃で2時間乾燥させることにより活性化した。全ての化合物の均一性を、薄層クロマトグラフィーにより確認した。
【0049】
21−ヒドロキシ−6,19−オキシドプロゲステロン(1)の大規模合成
出発物質、中間体、及び最終産物の構造(1)及び(2):
【0050】
【化10】
3β−ホルミルオキシ−21−aアセチルオキシ−5−プレグネン−20−オン(4)
無水酢酸(13.4 ml)を、0℃でギ酸(6.6 ml)に滴下にて添加し、この溶液を50℃で15分間加温し、そして0℃に急冷した。得られたアセトギ酸無水物溶液を、0℃で、ピリジン(20.8 ml)中、21−アセトキシプレグネノロン(3、8.0 g)の撹拌された懸濁液に滴下にて添加し、撹拌をその温度で2時間続ける。前記反応産物を、冷却した飽和重炭酸ナトリウム水性溶液に注ぎ、ろ過し、そしてその固体を飽和重炭酸ナトリウム水性溶液、水、及び1N HClにより(中和するまで)洗浄し、ホルメート(4)を得た(8.0 g);1H NMR (200.13 MHz) δSH 0.70 (3H, s, 13−CH3), 1.02 (3H, s, 10−CH3), 2.16 (3H, s, 21−CH3CO), 2.53 (1H, t, J= 8.0 Hz, 17−H), 4.50 (1H, d, J= 17.0 Hz, 21a−H), 4.70 (1H, d, J= 17.0 Hz, 21b−H), 5.32 (1H, m, 3−H), 5.38 (1H, d, J= 3.0 Hz, 6−H), 8.02 (1H, s, HCOO)。
【0052】
3β−ホルミルオキシ−5α−ブロモ−6β−ヒドロキシ−21−アセチルオキシプレグナン−20−オン(5)
ホルメート(4)(8.0 g)を、ジエチルエーテル(100 ml)及びTHF(37.2 ml)中に溶解し、10℃に冷却する。10〜15℃で撹拌している−遮光された−溶液に、7.5%の過塩素酸(11.88 ml)を添加し、続いて8つの部分で25分間にわたりN−ブロモアセトアミド(4.75 g)を添加する。撹拌を、25℃で45分間続け、そして完全に脱色するまで10%のチオ硫酸ナトリウム水性溶液を添加することにより反応を止める。次に、反応混合物を、ジクロロメタン/メタノール10:1で抽出し、そして有機層を、水により洗浄し、無水硫酸ナトリウムにより乾燥させて、そして溶媒を留去して、ブロモヒドリン(5)(10.4 g、1H NMRにより測定されるとおり20%の5α−ヒドロキシ−6β−ブロモ異性体を含んでいる)を得る。
【0053】
3β−ホルミルオキシ−5α−ブロモ−21−アセチルオキシ−6,19−オキシドプレグナン−20−オン(6)
25℃の循環する水による外部冷却ジャケット及び撹拌機を備えた1リットルのガラス容器に含まれた新たに蒸留したジクロロメタン(723 ml)中、ブロモヒドリン化合物(5)(10.4 g、20%の5α−ヒドロキシ−6β−ブロモ異性体を含んでいる)の溶液を通して窒素を5分間バブリングする。ジアセトキシヨードベンゼン(スアレス試薬、7.66 g)及びヨウ素(5.46 g)を、撹拌しながら連続して添加する。容器を2つの300ワット・タングステンランプ(各5000 lm)に晒し、激しい撹拌を25℃で1時間続ける。照射を止め、そして完全に脱色するまでチオ硫酸ナトリウムの飽和水性溶液を添加する。有機層を分離し、無水硫酸ナトリウムにより乾燥させて、溶媒を留去する。得られた固体をジクロロメタン(8 ml)で溶解し、ヘキサンで前もってフラッシュしたシリカゲル G−60カラム(12 cmの直径×8 cmの高さ)に適用する;ヘキサン−酢酸エチル9:1(1100 ml)、8:2 (700 ml)、7:3 (700 ml)、及び6:4 (600 ml)により(真空を出口に適用して)連続して溶出し、31×100 mlの画分を得る。画分をTLCにより分析し、そしてブロモエーテル(6)を含んでいるそれらをプールし、乾燥するまで留去して(6)(6.8 g)を得る。1H NMR (200.13 MHz) δH 0.70 (3H, s, 13−CH3), 2.16 (3H, s, 21−CH3CO), 2.52 (1H, t, J= 8.8 Hz, 17−H), 3.73 (1H, d, J= 8.4 Hz, 19a−H), 3.94 (1H, d, J = 8.4 Hz, 19b−H), 4.08 (1H, d, J= 4.2 Hz, 6−H), 4.50 (1H, d, J= 16.8 Hz, 21a−H), 4.71 (1H, d, J= 16.8 Hz, 21b−H), 5.34 (1H, m, 3−H), 8.02 (1H, s, HCOO)。
【0054】
3β−ヒドロキシ−5α−ブロモ−21−アセチルオキシ−6,19−オキシドプレグナン−20−オン(7)
先に得られたブロモエーテル(6)(6.8 g)の撹拌した溶液を、ジクロロメタン(45.7 ml)とメタノール(154.7 ml)中に溶解し、そして氷浴中で0℃に冷却し、そして水(10.9 ml)、さらに濃HC1 (23.0 ml)を添加する。0℃での激しい撹拌の約30分後(TLCにより出発材料の消失が観察される)、この反応混合物を20%の水酸化ナトリウム水性溶液により中和し、そしてジクロロメタンで抽出する。有機層を無水硫酸ナトリウムにより乾燥させ、そして溶媒を留去し、アルコール化合物(7)(6.5 g)を得る;1H NMR (200.13 MHz) δH 0.69 (3H, s, 13−CH3), 2.16 (3H, s, 21−CH3CO), 2.52 (1H, t, J= 8.5 Hz, 17−H), 3.62 (1H, d, J= 8.5 Hz, 19a−H), 3.92 (1H, d, J = 8.5 Hz, 19b−H), 4.07 (1H, d, J= 4.0 Hz, 6−H), 4.15 (1H, m, 3−H), 4.51 (1H, d, J= 17.0 Hz, 21a−H), 4.70 (1H, d, J= 17.0 Hz, 21b−H)。
【0055】
5α−ブロモ−21−アセチルオキシ−6,19−オキシドプレグナン−3,20−ジオン(8)
無水ジクロロメタン (480 ml)中、塩化クロム酸ピリジニウム(12.1 g)、炭酸バリウム(5.0 g)、及び3Åモレキュラーシーブ(9.60 g)の懸濁液を、窒素下で10分間撹拌する。得られたオレンジ色のスラリーに、無水ジクロロメタン(324 ml)中の先に得られたブロモエーテル(7)(6.5 g)の溶液を添加し、そして出発材料(TLC)が消えるまで、約90分間撹拌を続ける。反応混合物を短いシリカゲルG 60カラム(12 cmの直径×8 cmの高さ)に透過させ、ジエチルエーテル(2×150 ml)及びヘキサン−酢酸エチル1:2(3×150 ml)により洗浄した。産物を含んでいる画分をプールし、乾燥するまで留去して、5.5 gのケトン(8)を得る(約10 %のΔ4−3−ケトン(2)を含む);1H NMR (200.13 MHz) δH 0.70 (3H, s, 13−CH3), 2.16 (3H, s, 21−CH3CO), 2.51 (1H, t, J= 8.5 Hz, 17−H), 2.85 (1H, d, J= 16.0 Hz, 4a−H), 3.40 (1H, d, J= 16.0 Hz, 4b−H), 3.90 (1H, d, J= 9.0 Hz, 19a−H), 4.07 (1H, d, J= 4.0 Hz, 6−H), 4.15 (1H, d, J = 9.0 Hz, 19b−H), 4.50 (1H, d, J= 17.0 Hz, 21a−H), 4.71 (1H, d, J=17.0Hz,21b−H)。
【0056】
21−ヒドロキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(1)
前ステップから得たケトン(8)(5.5 g)をメタノール(263.8 ml)及びジクロロメタン(13.2 ml)中に溶解する。撹拌しているこの溶液に、14%のメタノール中、KOH(53.4 ml)を添加し、そして出発材料(TLC)が消えるまで、約15分間室温で撹拌を続ける。この反応混合物を1N HClで中和し、ジクロロメタンにより抽出する。無水硫酸ナトリウムを用いて有機層を乾燥させて、そして溶媒を留去することで、未精製の21−ヒドロキシ−6,19−オキシドプロゲステロン(1、4.6 g)を得る。この固体をジクロロメタン(5 ml)中に溶解し、そして前もってヘキサン−酢酸エチル7:3によりフラッシュしたシリカゲル G−60カラム(8.5 cmの直径×5 cmの高さ)に通す;(真空を出口に適用して)ヘキサン−酢酸エチル6:4(1350 ml)及び1:1 (900 ml)で連続して溶出し、30の画分を得る。TLCにより画分を分析し、(1)を含んでいるものをプールして、そして乾燥するまで留去して21−ヒドロキシ−6,19−オキシドプロゲステロン(1、2.3 g)。1H NMR (200.13 MHz) δH 0.74 (3H, s, 13−CH3), 2.45 (1H, t, J= 8.5 Hz, 17−H), 3.51 (1H, d, J= 8.8 Hz, 19a−H), 4.18 (3H, s, 21−CH3), 4.20 (1H, d, J = 8.8 Hz, 19b−H), 4.69 (1H, d, J= 5.0 Hz, 6−H), 5.82 (1H, s,4−H)。
【0057】
無水エタノールからの再結晶形成は、1回目の回収の結晶(1)(1.27 g)を与えるmp 165〜166℃。母液を濃縮して2回目の回収の(1)(0.68 g)得る。
【0058】
21−アセチルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2)
未精製の21−ヒドロキシ−6,19−オキシドプロゲステロン(1、2 g クロマトグラフィー精製前)を、無水ピリジン(15.6 ml)中に溶解し、そして無水酢酸(15.6 ml)を添加した。この溶液は25℃で90分間撹拌して、1MのHCl上に注ぎ、そしてろ過した(あるいは、この固体をジクロロメタンにより抽出する)。この固体を(中性まで)水により洗浄し、乾燥させて、ジクロロメタン(2 ml)中に溶解し、そして前もってヘキサン−酢酸エチル7:3によりフラッシュしたシリカゲルG−60カラム(7 cmの直径×5 cmの高さ)に適用し;ヘキサン−酢酸エチル7:3(700 ml)及び6:4 (700 ml)を用いて(真空を出口に適用して)連続的に溶出して、20の画分を得た。画分をTLCにより分析し、そして(2)を含んでいるものをプールし、そして乾燥するまで留去し、21−アセチルオキシ−6,19−オキシドプロゲステロン (2、1.12 g)を得た。(メタノールの滴下により)無水エタノールからの再結晶は、結晶(2)(0.72 g)を与えた、mp 190〜191℃。1H NMR (200.13 MHz) δH 0.76 (3H, s, 13−CH3), 2.17 (3H, s, 21−CH3CO), 2.51 (1H, t, J= 8.5 Hz, 17−H), 3.51 (1H, d, J= 8.2 Hz, 19a−H), 4.20 (1H, d, J = 8.2 Hz, 19b−H), 4.50 (1H, d, J= 16.7 Hz, 21a−H), 4.69 (1H, d, J= 5.0 Hz, 6−H), 4.72 (1H, d, J= 16.7 Hz, 21b−H), 5.82 (1H, s, 4−H)。
【0059】
21−プロパノイルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2a)
未精製の21−ヒドロキシ−6,19−オキシドプロゲステロン(1、0.2 g クロマトグラフィー精製前)を、無水ピリジン(0.28 ml)中に溶解し、そしてプロパン酸無水物(0.2 ml)を添加した。この溶液は25℃で1時間撹拌して、メタノールを添加し過剰な無水物を無効化し、真空中でこの溶液を濃縮した。残渣をジクロロメタンにより希釈し、1M HCl及び水により洗浄し、乾燥するまでに留去した(0.233 g)。前記と同様な精製で21−プロパノイルオキシ−6,19−オキシドプロゲステロン(2a、0.116 g)を得た。1H NMR (200.13 MHz) δH 0.76 (3H, s, 13−CH3), 1.18 (3H, t, J = 7.6 Hz, 21−CH3CH2CO), 2.46 (2H, q, J = 7.6 Hz, 21−CH3CH2CO), 2.51 (1H, t, J = 8.0 Hz, 17−H), 3.51 (1H, d, J = 8.2 Hz, 19a−H), 4.20 (1H, d, J = 8.2 Hz, 19b−H), 4.50 (1H, d, J = 16.8 Hz, 21a−H), 4.70 (1H, d, J = 5.0 Hz, 6−H), 4.73 (1H, d, J = 16.8 Hz, 21b−H), 5.82 (1H, s, 4−H)。EIMS m/z 400 (17) [M]+, 342(5), 313(24), 285(23), 267(10), 57(100)。
【0060】
21−サクシノイルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2b)
21−ヒドロキシ−6,19−オキシドプロゲステロン(1、0.75 g)を、無水ジクロロメタン(37.5 ml)及びピリジン(1.9 ml)中に溶解し、そしてコハク酸無水物(0.75 g)を添加した。この溶液を25℃で4時間撹拌し、コハク酸無水物の第2部分(0.375 g)を添加し、そして6時間(出発材料が消失するまで)撹拌を続けた。反応混合物を濃縮し、そして残渣をジエチルエーテルにより抽出した。エーテル溶液を1MのHClにより洗浄し、そして10%の炭酸ナトリウム水溶液により抽出した。この水層を濃HClによりpH=3まで酸性化し、そしてジクロロメタンにより抽出した。水により洗浄し、そして乾燥するまで留去して、未精製21−サクシノイルオキシ−6,19−オキシドプロゲステロン(2b、0.823 g)を得た。この固体をジクロロメタン(1 ml)中に溶解し、そしてヘキサン−酢酸エチル2:8により前もってフラッシュしたシリカゲル G−60カラム(6 cmの直径×4 cmの高さ)に適用し;ヘキサン−酢酸エチル2:8(200 ml)及び酢酸エチル(500 ml)を用いて(真空を出口に適用して)連続的に溶出し、14の画分を得た。画分をTLCにより分析して、(2b)を含んでいるそれらをプールし、乾燥するまで留去して、21−サクシノイルオキシ−6,19−オキシドプロゲステロン(2b、0.455 g)を得た。1H NMR (200.13 MHz) δH 0.75 (3H, s, 13−CH3), 2.52 (1H, t, J = 8.0 Hz, 17−H), 2.75 (4H, m, 21−HCOOCH2CH2CO), 3.51 (1H, d, J = 8.2 Hz, 19a−H), 4.20 (1H, d, J = 8.2 Hz, 19b−H), 4.54 (1H, d, J = 16.9 Hz, 21a−H), 4.70 (1H, d, J = 5.0 Hz, 6−H), 4.75 (1H, d, J = 16.9 Hz, 21b−H), 5.82 (1H, s, 4−H)。EIMS m/z 444(3) [M]+, 344(24), 313(55), 285(44), 267(17), 91(60), 79(54), 55(100)。
【0061】
21−オレオイルオキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(2c)
21−ヒドロキシ−6,19−オキシドプロゲステロン(1、0.052 g)を無水ジクロロメタン(1 ml)中に溶解し、そしてピリジン(0.12 ml)及び塩化オレオイル(0.1 ml)を添加した。この溶液を25℃で24時間撹拌して、ジクロロメタンにより希釈し、1MのHCl及び水により洗浄し、乾燥するまで留去した。予備のTLCによる精製によって、21−オレオイルオキシ−6,19−オキシドプロゲステロン(2c、0.075 g)を得た。1H NMR (200.13 MHz) δH 0.76 (3H, s, 13−CH3), 0.88 (3H, t, J = 7.0 Hz, CH3−CH−CO), 2.34 (2H, t, J = 7.7 Hz, CH−CH2CO), 2.50 (1H, t, J = 8.5 Hz, 17−H), 3.51 (1H, d, J = 8.3 Hz, 19a−H), 4.20 (1H, d, J = 8.3 Hz, 19b−H), 4.49 (1H, d, J = 16.9 Hz, 21a−H), 4.70 (1H, d, J = 4.5 Hz, 6−H), 4.73 (1H, d, J = 16.9 Hz, 21b−H), 5.34 (2H, m, CH−CH=CH−CH−CO), 5.82 (1H, s, 4−H)。
【0062】
21−ホスフェート−6,19−オキシド−4−プレグネン−3,20−ジオン(2d)
21−ヒドロキシ−6,19−オキシド−4−プレグネン−3,20−ジオン(1、0.052g)を、無水ジクロロメタン(1 ml)中に溶解し、そしてピリジン(0.12 ml)及びホスホクロライド酸ジアリル・エステル(0.024g、1当量)を0℃で30分以上にわたって滴下により添加した。この混合物を室温まで加温し、そして一晩撹拌した。この混合物を5%のNaHCO3により3回洗浄し、有機層を乾燥させて、そして加熱することなく真空内で留去した。得られたシロップに、水中(3 ml)、NaOH (2.2化学当量)の溶液を添加した。この溶液を、還流状態に徐々に至らせ、12時間緩やかに還流した。凍結乾燥により、エタノールから再結晶された未精製ホスフェート二ナトリウム塩を得た。あるいは、未精製二ナトリウム塩を水中に溶解し、そしてHClによりpHを調整して、遊離のホスフェートの沈殿を引き起こす。
Claims (13)
- 以下の21−ヒドロキシ−6,19−オキシドプロゲステロン(1)、
a) 21−アセトキシプレグネノロンを準備し;
b) 21−アセトキシプレグネノロンのC−3ヒドロキシ基を不安定なエステルの形成により保護し;
c) 上記エステル保護された21−アセトキシプレグネノロンのC5−C6の位置の二重結合への臭素及びヒドロキシ基の付加によりそのブロモヒドリン産物を得;
d) 照射下、「スアレス試薬」(ジアセトキシヨードベンゼン)及びヨウ素を用いてC19原子による分子内の環化を実施し、それにより骨格内に6,19オキシド架橋を得、
e) 選択的な加水分解を実施し、続いて、酸化を実施して、ブロモケトンを得、
f) ステップe)から得られたブロモケトンの加水分解を実施して、21−ヒドロキシ−6,19−オキシドプロゲステロン(1)を得;そして、場合により
g) 化合物(1)をアシル化剤又はリン酸化剤と反応させる、
を含む上記製造方法。 - 21−アセテート誘導体が、ステップf)の21−ヒドロキシ−6,19−オキシドプロゲステロン(1)のアセチル化により得られる、請求項1に記載の方法。
- C1−18アシル誘導体が、C1−18の酸、無水物、活性エステル、又は塩化アシルを用いた21−ドロキシ−6,19−オキシドプロゲステロン(1)のエステル化により得られる、請求項1に記載の方法。
- 21−プロピオネート、21−ヘミサクシネート、21−ホスフェート、21−オレエート誘導体が、プロピオン酸、コハク酸、オレイン酸、又はそれらの無水物、活性エステル、若しくは酸塩化物を用いたステップf)の21−ヒドロキシ−6,19−オキシドプロゲステロン(1)のエステル化により得られる、請求項1に記載の方法。
- 前記21−ホスフェート誘導体が、リン酸化剤を用いたステップf)のオキシドプロゲステロン(1)の反応により得られる、請求項1に記載の方法。
- ステップb)に関して、ギ酸エステルを与える、請求項1〜5にいずれか1項に記載の方法。
- 前記分子内の環化ステップd)を、溶媒としてのジクロロメタン中で実施する、請求項1〜6のいずれか1項に記載の方法。
- 前記ステップe)における選択的な加水分解を、溶媒としてのMeOH/ジクロロメタン中でHClを用いて実施する、請求項1〜7のいずれか1項に記載の方法。
- 前記ステップe)における酸化を、塩化クロム酸ピリジニウム(PCC)を用いて実施する、請求項1〜8のいずれか1項に記載の方法。
- 前記ステップf)における加水分解を、溶媒としてのMeOH/ジクロロメタン中でKOHを用いて実施する、請求項1〜9のいずれか1項に記載の方法。
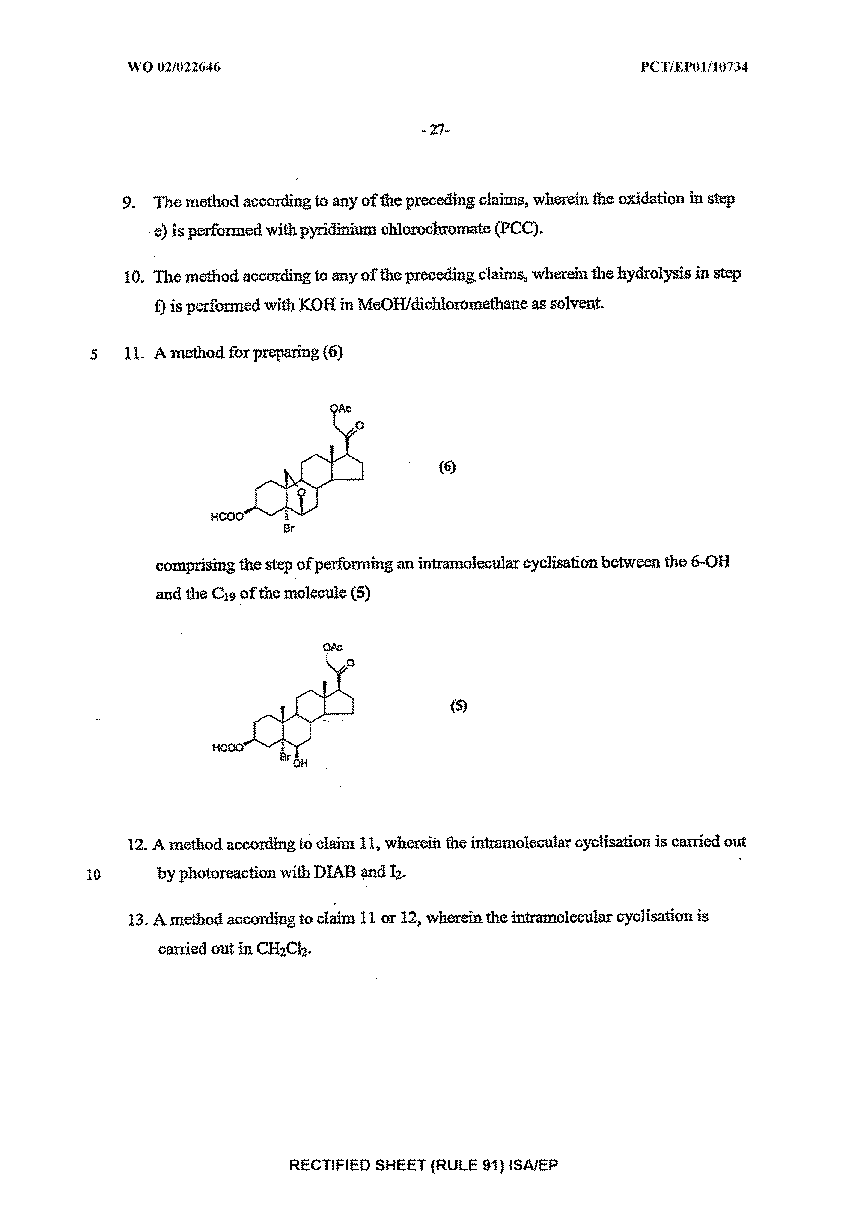
- 以下の(6):
- 前記の分子内の環化を、DIAB及びI2を用いた光化学反応により行う、請求項11に記載の方法。
- 前記の分子内の環化を、CH2Cl2中で行う、請求項11又は12に記載の方法。
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP00119494 | 2000-09-18 | ||
| PCT/EP2001/010734 WO2002022646A2 (en) | 2000-09-18 | 2001-09-17 | Method for the preparation of 21-hydroxy-6,19-oxidoprogesterone (21oh-6op) |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2004509131A true JP2004509131A (ja) | 2004-03-25 |
| JP2004509131A5 JP2004509131A5 (ja) | 2005-04-07 |
Family
ID=8169774
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2002526897A Pending JP2004509131A (ja) | 2000-09-18 | 2001-09-17 | 21−ヒドロキシ−6,19−オキシドプロゲステロン(21oh−6op)の製造方法 |
Country Status (13)
| Country | Link |
|---|---|
| US (4) | US7071328B2 (ja) |
| EP (1) | EP1325022B1 (ja) |
| JP (1) | JP2004509131A (ja) |
| AT (1) | ATE344273T1 (ja) |
| AU (2) | AU1817902A (ja) |
| CA (1) | CA2419960A1 (ja) |
| DE (1) | DE60124289T2 (ja) |
| DK (1) | DK1325022T3 (ja) |
| ES (1) | ES2271090T3 (ja) |
| IL (2) | IL154776A0 (ja) |
| PT (1) | PT1325022E (ja) |
| SI (1) | SI1325022T1 (ja) |
| WO (1) | WO2002022646A2 (ja) |
Families Citing this family (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7071328B2 (en) * | 2000-09-18 | 2006-07-04 | Applied Research System Ars Holding N.V. | Method for the preparation of 21-hydroxy-6,19-oxidoprogesterone (21 oh-6op) |
| DK1330468T3 (da) * | 2000-09-18 | 2007-11-05 | Serono Lab | Svovlanaloger af 21 hydroxy-6,19-oxido-progesteron (21OH 6OP) til behandling af overskud af glucocorticoider |
| ES2424970T3 (es) | 2006-03-10 | 2013-10-10 | Ipsen Pharma | Uso de un agonista de la grelina para mejorar los efectos catabólicos del tratamiento con glucocorticoides |
| EP1862468A1 (de) * | 2006-06-02 | 2007-12-05 | Bayer Schering Pharma Aktiengesellschaft | Kristallines 11beta-(4-Acetylphenyl)-20,20,21,21,21-pentafluor-17-hydroxy-19-nor-17alpha-pregna-4,9-dien-3-on |
| DE102009034366A1 (de) | 2009-07-20 | 2011-01-27 | Bayer Schering Pharma Aktiengesellschaft | 17-Hydroxy-17-pentafluorethyl-estra-4,9(10)-dien-11-methylenoxyalkylenaryl-Derivate, Verfahren zu ihrer Herstellung und ihre Verwendung zur Behandlung von Krankheiten |
| DE102009034367A1 (de) | 2009-07-20 | 2011-01-27 | Bayer Schering Pharma Aktiengesellschaft | 17-Hydroxy-17-pentafluorethyl-estra-4,9(10)-dien-11-benzyliden-Derivate, Verfahren zu deren Herstellung und deren Verwendung zur Behandlung von Krankheiten |
| DE102009034362A1 (de) | 2009-07-20 | 2011-01-27 | Bayer Schering Pharma Aktiengesellschaft | 17-Hydroxy-17-pentafluorethyl-estra-4,9(10)-dien-11-aryl-Derivate, Verfahren zu ihrer Herstellung und ihre Verwendung zur Behandlung von Krankheiten |
| DE102009034368A1 (de) | 2009-07-20 | 2011-01-27 | Bayer Schering Pharma Aktiengesellschaft | 17-Hydroxy-17-pentafluorethyl-estra-4,9(10)-dien-11-acyloxyalkylenphenyl-Derivate, Verfahren zu ihrer Herstellung und ihre Verwendung zur Behandlung von Krankheiten |
| DE102009034526A1 (de) | 2009-07-21 | 2011-02-10 | Bayer Schering Pharma Aktiengesellschaft | 17-Hydroxy-17-pentafluorethyl-estra-4,9(10)-dien-11-ethinylphenyl-Derivate, Verfahren zu deren Herstellung und deren Verwendung zur Behandlung von Krankheiten |
| DE102009034525A1 (de) | 2009-07-21 | 2011-01-27 | Bayer Schering Pharma Aktiengesellschaft | 17-Hydroxy-17-pentafluorethyl-estra-4,9(10)-dien-11-aryl-Derivate, Verfahren zu ihrer Herstellung und ihre Verwendung zur Behandlung von Krankheiten |
| DE102010007719A1 (de) | 2010-02-10 | 2011-08-11 | Bayer Schering Pharma Aktiengesellschaft, 13353 | Progesteronrezeptorantagonisten |
| DE102010007722A1 (de) | 2010-02-10 | 2011-08-11 | Bayer Schering Pharma Aktiengesellschaft, 13353 | Progesteronrezeptorantagonisten |
| IN2015DN03055A (ja) | 2012-10-09 | 2015-10-02 | Avery Dennison Corp | |
| AU2019351004B2 (en) * | 2018-09-28 | 2023-09-14 | The Regents Of The University Of Michigan | Halogenated cholesterol analogues and methods of making and using same |
Family Cites Families (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3036068A (en) * | 1960-01-06 | 1962-05-22 | Syntex Sa | C-6, 19-steroidal lactones |
| LU77457A1 (ja) * | 1977-05-31 | 1979-01-19 | ||
| US4814333A (en) * | 1987-07-28 | 1989-03-21 | The Trustees Of Dartmouth College | Method for treatment of hypercortisolemic, depressed patients |
| GB9606016D0 (en) * | 1996-03-22 | 1996-05-22 | Smithkline Beecham Plc | Novel use |
| EP0903146A1 (en) | 1997-09-23 | 1999-03-24 | Applied Research Systems ARS Holdings N.V. | 21-Hydroy-6,19-oxidoprogesterone (210h-60p) as antiglucocorticoid |
| AU747956B2 (en) * | 1997-10-06 | 2002-05-30 | Board Of Trustees Of The Leland Stanford Junior University | Methods for treating psychosis associated with glucocorticoid related dysfunction |
| DK1330468T3 (da) * | 2000-09-18 | 2007-11-05 | Serono Lab | Svovlanaloger af 21 hydroxy-6,19-oxido-progesteron (21OH 6OP) til behandling af overskud af glucocorticoider |
| US7071328B2 (en) * | 2000-09-18 | 2006-07-04 | Applied Research System Ars Holding N.V. | Method for the preparation of 21-hydroxy-6,19-oxidoprogesterone (21 oh-6op) |
-
2001
- 2001-09-17 US US10/380,167 patent/US7071328B2/en not_active Expired - Fee Related
- 2001-09-17 JP JP2002526897A patent/JP2004509131A/ja active Pending
- 2001-09-17 AU AU1817902A patent/AU1817902A/xx active Pending
- 2001-09-17 CA CA002419960A patent/CA2419960A1/en not_active Abandoned
- 2001-09-17 WO PCT/EP2001/010734 patent/WO2002022646A2/en not_active Ceased
- 2001-09-17 ES ES01984642T patent/ES2271090T3/es not_active Expired - Lifetime
- 2001-09-17 IL IL15477601A patent/IL154776A0/xx active IP Right Grant
- 2001-09-17 DK DK01984642T patent/DK1325022T3/da active
- 2001-09-17 PT PT01984642T patent/PT1325022E/pt unknown
- 2001-09-17 SI SI200130675T patent/SI1325022T1/sl unknown
- 2001-09-17 AU AU2002218179A patent/AU2002218179B2/en not_active Ceased
- 2001-09-17 EP EP01984642A patent/EP1325022B1/en not_active Expired - Lifetime
- 2001-09-17 AT AT01984642T patent/ATE344273T1/de not_active IP Right Cessation
- 2001-09-17 DE DE60124289T patent/DE60124289T2/de not_active Expired - Fee Related
-
2003
- 2003-03-05 IL IL154776A patent/IL154776A/en not_active IP Right Cessation
-
2005
- 2005-06-01 US US11/141,029 patent/US20050277769A1/en not_active Abandoned
-
2007
- 2007-04-12 US US11/734,628 patent/US20070249826A1/en not_active Abandoned
-
2009
- 2009-02-09 US US12/367,859 patent/US20090216008A1/en not_active Abandoned
Also Published As
| Publication number | Publication date |
|---|---|
| WO2002022646A3 (en) | 2002-06-06 |
| AU1817902A (en) | 2002-03-26 |
| US7071328B2 (en) | 2006-07-04 |
| CA2419960A1 (en) | 2002-03-21 |
| ES2271090T3 (es) | 2007-04-16 |
| WO2002022646A2 (en) | 2002-03-21 |
| WO2002022646A9 (en) | 2002-09-19 |
| PT1325022E (pt) | 2006-12-29 |
| DE60124289D1 (de) | 2006-12-14 |
| IL154776A0 (en) | 2003-10-31 |
| US20050277769A1 (en) | 2005-12-15 |
| SI1325022T1 (sl) | 2007-04-30 |
| IL154776A (en) | 2007-07-04 |
| US20040092733A1 (en) | 2004-05-13 |
| US20090216008A1 (en) | 2009-08-27 |
| ATE344273T1 (de) | 2006-11-15 |
| EP1325022B1 (en) | 2006-11-02 |
| US20070249826A1 (en) | 2007-10-25 |
| DE60124289T2 (de) | 2007-09-06 |
| EP1325022A2 (en) | 2003-07-09 |
| AU2002218179B2 (en) | 2006-11-16 |
| DK1325022T3 (da) | 2007-02-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US20090216008A1 (en) | Method for the preparation of 21-hydroxy-6,19-oxidoprogesterone (21oh-6op) | |
| JP3977462B2 (ja) | 11−(置換フェニル)−エストラ−4,9−ジエン誘導体 | |
| JPS6354391A (ja) | ステロイドの製法 | |
| JP2001524487A (ja) | アンドロゲンステロイド化合物並びにその調製法及び使用法 | |
| AU2002218179A1 (en) | Method for the preparation of 21-hydroxy-6,19-oxidoprogesterone (21oh-6op) | |
| JP2643943B2 (ja) | 新規な6−もしくは7−メチレンアンドロスタ−1,4−ジエン−3,17−ジオン誘導体およびその製造方法 | |
| JP2677626B2 (ja) | 17−置換アンドロスタ−1,4−ジエン−3−オン誘導体 | |
| JPH08504806A (ja) | 親規ステロイド | |
| US4910191A (en) | 19-substituted progesterone derivatives useful as 19-hydroxylase inhibitors | |
| US7479486B2 (en) | Sulphur analogues of 21-hydroxy-6,19-oxidoprogesterone (21OH-6OP) for treating excess of glucocorticoids | |
| US3481957A (en) | Novel androstane and 19-norandrostane steroidal esters and their preparation | |
| AU610413B2 (en) | 19-fluoro-or cyano-21-hydroxy-progesterone derivatives useful as 19-hydroxylase inhibitors | |
| JPS60252494A (ja) | エストロゲン合成阻害剤 | |
| JP2557308B2 (ja) | 新規なアンドロステンジオン誘導体 | |
| WO1993014105A1 (en) | Difluoromethylenandrostenone derivatives and process for their preparation | |
| JPS6411039B2 (ja) | ||
| JPS604200A (ja) | プレグナン系ステロイド化合物 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A711 | Notification of change in applicant |
Free format text: JAPANESE INTERMEDIATE CODE: A711 Effective date: 20080625 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20080916 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20120131 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20120703 |