JP2011237651A - 静電荷像現像用トナーの製造方法 - Google Patents
静電荷像現像用トナーの製造方法 Download PDFInfo
- Publication number
- JP2011237651A JP2011237651A JP2010109832A JP2010109832A JP2011237651A JP 2011237651 A JP2011237651 A JP 2011237651A JP 2010109832 A JP2010109832 A JP 2010109832A JP 2010109832 A JP2010109832 A JP 2010109832A JP 2011237651 A JP2011237651 A JP 2011237651A
- Authority
- JP
- Japan
- Prior art keywords
- resin
- fine particles
- toner
- resin fine
- styrene
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
- 238000004519 manufacturing process Methods 0.000 title claims abstract description 46
- 239000011347 resin Substances 0.000 claims abstract description 244
- 229920005989 resin Polymers 0.000 claims abstract description 244
- 239000010419 fine particle Substances 0.000 claims abstract description 173
- 239000006185 dispersion Substances 0.000 claims abstract description 85
- 239000002245 particle Substances 0.000 claims abstract description 73
- 229920001577 copolymer Polymers 0.000 claims abstract description 45
- 239000003086 colorant Substances 0.000 claims abstract description 36
- 238000000034 method Methods 0.000 claims abstract description 29
- 238000002156 mixing Methods 0.000 claims abstract description 15
- 230000004931 aggregating effect Effects 0.000 claims abstract description 5
- 230000009477 glass transition Effects 0.000 claims description 32
- 239000007788 liquid Substances 0.000 claims description 31
- 239000012736 aqueous medium Substances 0.000 claims description 17
- 229920003048 styrene butadiene rubber Polymers 0.000 claims description 6
- 230000000903 blocking effect Effects 0.000 abstract description 13
- 230000008569 process Effects 0.000 abstract description 10
- PPBRXRYQALVLMV-UHFFFAOYSA-N Styrene Chemical compound C=CC1=CC=CC=C1 PPBRXRYQALVLMV-UHFFFAOYSA-N 0.000 description 31
- 238000006243 chemical reaction Methods 0.000 description 28
- 238000005259 measurement Methods 0.000 description 25
- 239000000178 monomer Substances 0.000 description 24
- 230000002776 aggregation Effects 0.000 description 19
- -1 aromatic dicarboxylic acids Chemical class 0.000 description 19
- 239000000654 additive Substances 0.000 description 18
- 230000000996 additive effect Effects 0.000 description 15
- 238000004220 aggregation Methods 0.000 description 15
- 238000002360 preparation method Methods 0.000 description 15
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 15
- 239000003795 chemical substances by application Substances 0.000 description 12
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 11
- 239000003505 polymerization initiator Substances 0.000 description 11
- 238000006116 polymerization reaction Methods 0.000 description 10
- 238000003756 stirring Methods 0.000 description 10
- 239000004094 surface-active agent Substances 0.000 description 10
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 9
- 230000007547 defect Effects 0.000 description 9
- 239000000243 solution Substances 0.000 description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 8
- 238000011156 evaluation Methods 0.000 description 8
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 7
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 7
- 239000002253 acid Substances 0.000 description 7
- 229910052708 sodium Inorganic materials 0.000 description 7
- 239000011734 sodium Substances 0.000 description 7
- 239000001993 wax Substances 0.000 description 7
- 239000011230 binding agent Substances 0.000 description 6
- 238000010438 heat treatment Methods 0.000 description 6
- 239000004816 latex Substances 0.000 description 6
- 229920000126 latex Polymers 0.000 description 6
- 229920005792 styrene-acrylic resin Polymers 0.000 description 6
- NIXOWILDQLNWCW-UHFFFAOYSA-N 2-Propenoic acid Natural products OC(=O)C=C NIXOWILDQLNWCW-UHFFFAOYSA-N 0.000 description 5
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 5
- OFOBLEOULBTSOW-UHFFFAOYSA-N Malonic acid Chemical compound OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 5
- CERQOIWHTDAKMF-UHFFFAOYSA-N Methacrylic acid Chemical compound CC(=C)C(O)=O CERQOIWHTDAKMF-UHFFFAOYSA-N 0.000 description 5
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 5
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 5
- 239000012986 chain transfer agent Substances 0.000 description 5
- 235000014113 dietary fatty acids Nutrition 0.000 description 5
- 238000001035 drying Methods 0.000 description 5
- 239000000194 fatty acid Substances 0.000 description 5
- 229930195729 fatty acid Natural products 0.000 description 5
- 239000000203 mixture Substances 0.000 description 5
- USHAGKDGDHPEEY-UHFFFAOYSA-L potassium persulfate Chemical compound [K+].[K+].[O-]S(=O)(=O)OOS([O-])(=O)=O USHAGKDGDHPEEY-UHFFFAOYSA-L 0.000 description 5
- 238000005185 salting out Methods 0.000 description 5
- 239000007787 solid Substances 0.000 description 5
- 238000003860 storage Methods 0.000 description 5
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 5
- SMZOUWXMTYCWNB-UHFFFAOYSA-N 2-(2-methoxy-5-methylphenyl)ethanamine Chemical compound COC1=CC=C(C)C=C1CCN SMZOUWXMTYCWNB-UHFFFAOYSA-N 0.000 description 4
- KAKZBPTYRLMSJV-UHFFFAOYSA-N Butadiene Chemical compound C=CC=C KAKZBPTYRLMSJV-UHFFFAOYSA-N 0.000 description 4
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 4
- UQSXHKLRYXJYBZ-UHFFFAOYSA-N Iron oxide Chemical compound [Fe]=O UQSXHKLRYXJYBZ-UHFFFAOYSA-N 0.000 description 4
- RRHGJUQNOFWUDK-UHFFFAOYSA-N Isoprene Chemical compound CC(=C)C=C RRHGJUQNOFWUDK-UHFFFAOYSA-N 0.000 description 4
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 4
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 4
- 238000005054 agglomeration Methods 0.000 description 4
- 229920001400 block copolymer Polymers 0.000 description 4
- CQEYYJKEWSMYFG-UHFFFAOYSA-N butyl acrylate Chemical compound CCCCOC(=O)C=C CQEYYJKEWSMYFG-UHFFFAOYSA-N 0.000 description 4
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 4
- 238000007334 copolymerization reaction Methods 0.000 description 4
- 238000010556 emulsion polymerization method Methods 0.000 description 4
- 238000007720 emulsion polymerization reaction Methods 0.000 description 4
- 150000002148 esters Chemical class 0.000 description 4
- 150000004665 fatty acids Chemical class 0.000 description 4
- 238000001914 filtration Methods 0.000 description 4
- WGCNASOHLSPBMP-UHFFFAOYSA-N hydroxyacetaldehyde Natural products OCC=O WGCNASOHLSPBMP-UHFFFAOYSA-N 0.000 description 4
- 239000006249 magnetic particle Substances 0.000 description 4
- 229910052757 nitrogen Inorganic materials 0.000 description 4
- 239000003960 organic solvent Substances 0.000 description 4
- 229920001225 polyester resin Polymers 0.000 description 4
- 239000004645 polyester resin Substances 0.000 description 4
- 238000012546 transfer Methods 0.000 description 4
- ZWEHNKRNPOVVGH-UHFFFAOYSA-N 2-Butanone Chemical compound CCC(C)=O ZWEHNKRNPOVVGH-UHFFFAOYSA-N 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 3
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 3
- 239000002202 Polyethylene glycol Substances 0.000 description 3
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 3
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 3
- 229910052783 alkali metal Inorganic materials 0.000 description 3
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 3
- 229910052782 aluminium Inorganic materials 0.000 description 3
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 3
- 239000007864 aqueous solution Substances 0.000 description 3
- IISBACLAFKSPIT-UHFFFAOYSA-N bisphenol A Chemical compound C=1C=C(O)C=CC=1C(C)(C)C1=CC=C(O)C=C1 IISBACLAFKSPIT-UHFFFAOYSA-N 0.000 description 3
- 238000004140 cleaning Methods 0.000 description 3
- 238000001816 cooling Methods 0.000 description 3
- MTHSVFCYNBDYFN-UHFFFAOYSA-N diethylene glycol Chemical compound OCCOCCO MTHSVFCYNBDYFN-UHFFFAOYSA-N 0.000 description 3
- GVGUFUZHNYFZLC-UHFFFAOYSA-N dodecyl benzenesulfonate;sodium Chemical compound [Na].CCCCCCCCCCCCOS(=O)(=O)C1=CC=CC=C1 GVGUFUZHNYFZLC-UHFFFAOYSA-N 0.000 description 3
- 239000000975 dye Substances 0.000 description 3
- 229920001971 elastomer Polymers 0.000 description 3
- 239000000839 emulsion Substances 0.000 description 3
- 238000007499 fusion processing Methods 0.000 description 3
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 3
- 239000011976 maleic acid Substances 0.000 description 3
- 229910052751 metal Inorganic materials 0.000 description 3
- 239000002184 metal Substances 0.000 description 3
- LWNSNYBMYBWJDN-UHFFFAOYSA-N octyl 3-sulfanylpropanoate Chemical compound CCCCCCCCOC(=O)CCS LWNSNYBMYBWJDN-UHFFFAOYSA-N 0.000 description 3
- 239000003921 oil Substances 0.000 description 3
- 229920001223 polyethylene glycol Polymers 0.000 description 3
- 229920005604 random copolymer Polymers 0.000 description 3
- 239000005060 rubber Substances 0.000 description 3
- 229940080264 sodium dodecylbenzenesulfonate Drugs 0.000 description 3
- 239000000126 substance Substances 0.000 description 3
- 238000005406 washing Methods 0.000 description 3
- 229910000859 α-Fe Inorganic materials 0.000 description 3
- XVOUMQNXTGKGMA-OWOJBTEDSA-N (E)-glutaconic acid Chemical compound OC(=O)C\C=C\C(O)=O XVOUMQNXTGKGMA-OWOJBTEDSA-N 0.000 description 2
- FKKAGFLIPSSCHT-UHFFFAOYSA-N 1-dodecoxydodecane;sulfuric acid Chemical compound OS(O)(=O)=O.CCCCCCCCCCCCOCCCCCCCCCCCC FKKAGFLIPSSCHT-UHFFFAOYSA-N 0.000 description 2
- SOGAXMICEFXMKE-UHFFFAOYSA-N Butylmethacrylate Chemical compound CCCCOC(=O)C(C)=C SOGAXMICEFXMKE-UHFFFAOYSA-N 0.000 description 2
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 2
- YCKRFDGAMUMZLT-UHFFFAOYSA-N Fluorine atom Chemical compound [F] YCKRFDGAMUMZLT-UHFFFAOYSA-N 0.000 description 2
- XEEYBQQBJWHFJM-UHFFFAOYSA-N Iron Chemical compound [Fe] XEEYBQQBJWHFJM-UHFFFAOYSA-N 0.000 description 2
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 2
- BAPJBEWLBFYGME-UHFFFAOYSA-N Methyl acrylate Chemical compound COC(=O)C=C BAPJBEWLBFYGME-UHFFFAOYSA-N 0.000 description 2
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 2
- 239000004698 Polyethylene Substances 0.000 description 2
- 239000004743 Polypropylene Substances 0.000 description 2
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 2
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 2
- 241000519995 Stachys sylvatica Species 0.000 description 2
- 239000002174 Styrene-butadiene Substances 0.000 description 2
- KKEYFWRCBNTPAC-UHFFFAOYSA-N Terephthalic acid Chemical compound OC(=O)C1=CC=C(C(O)=O)C=C1 KKEYFWRCBNTPAC-UHFFFAOYSA-N 0.000 description 2
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 2
- XLOMVQKBTHCTTD-UHFFFAOYSA-N Zinc monoxide Chemical compound [Zn]=O XLOMVQKBTHCTTD-UHFFFAOYSA-N 0.000 description 2
- 230000009471 action Effects 0.000 description 2
- 239000000853 adhesive Substances 0.000 description 2
- 230000001070 adhesive effect Effects 0.000 description 2
- WNLRTRBMVRJNCN-UHFFFAOYSA-N adipic acid Chemical compound OC(=O)CCCCC(O)=O WNLRTRBMVRJNCN-UHFFFAOYSA-N 0.000 description 2
- 150000001340 alkali metals Chemical class 0.000 description 2
- 150000001342 alkaline earth metals Chemical class 0.000 description 2
- ROOXNKNUYICQNP-UHFFFAOYSA-N ammonium persulfate Chemical compound [NH4+].[NH4+].[O-]S(=O)(=O)OOS([O-])(=O)=O ROOXNKNUYICQNP-UHFFFAOYSA-N 0.000 description 2
- 229910052788 barium Inorganic materials 0.000 description 2
- DSAJWYNOEDNPEQ-UHFFFAOYSA-N barium atom Chemical compound [Ba] DSAJWYNOEDNPEQ-UHFFFAOYSA-N 0.000 description 2
- 239000002585 base Substances 0.000 description 2
- 230000015572 biosynthetic process Effects 0.000 description 2
- MTAZNLWOLGHBHU-UHFFFAOYSA-N butadiene-styrene rubber Chemical compound C=CC=C.C=CC1=CC=CC=C1 MTAZNLWOLGHBHU-UHFFFAOYSA-N 0.000 description 2
- 229910052791 calcium Inorganic materials 0.000 description 2
- 239000011575 calcium Substances 0.000 description 2
- 239000006229 carbon black Substances 0.000 description 2
- 150000001735 carboxylic acids Chemical class 0.000 description 2
- HNEGQIOMVPPMNR-IHWYPQMZSA-N citraconic acid Chemical compound OC(=O)C(/C)=C\C(O)=O HNEGQIOMVPPMNR-IHWYPQMZSA-N 0.000 description 2
- 229940018557 citraconic acid Drugs 0.000 description 2
- 239000000701 coagulant Substances 0.000 description 2
- 150000001993 dienes Chemical class 0.000 description 2
- 150000002009 diols Chemical class 0.000 description 2
- 238000009826 distribution Methods 0.000 description 2
- WNAHIZMDSQCWRP-UHFFFAOYSA-N dodecane-1-thiol Chemical compound CCCCCCCCCCCCS WNAHIZMDSQCWRP-UHFFFAOYSA-N 0.000 description 2
- 239000011737 fluorine Substances 0.000 description 2
- 229910052731 fluorine Inorganic materials 0.000 description 2
- 239000001530 fumaric acid Substances 0.000 description 2
- SZVJSHCCFOBDDC-UHFFFAOYSA-N iron(II,III) oxide Inorganic materials O=[Fe]O[Fe]O[Fe]=O SZVJSHCCFOBDDC-UHFFFAOYSA-N 0.000 description 2
- QQVIHTHCMHWDBS-UHFFFAOYSA-N isophthalic acid Chemical compound OC(=O)C1=CC=CC(C(O)=O)=C1 QQVIHTHCMHWDBS-UHFFFAOYSA-N 0.000 description 2
- 229910052749 magnesium Inorganic materials 0.000 description 2
- 239000011777 magnesium Substances 0.000 description 2
- 229910001629 magnesium chloride Inorganic materials 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- 239000000463 material Substances 0.000 description 2
- 239000011159 matrix material Substances 0.000 description 2
- 238000002844 melting Methods 0.000 description 2
- 230000008018 melting Effects 0.000 description 2
- 230000007935 neutral effect Effects 0.000 description 2
- BDJRBEYXGGNYIS-UHFFFAOYSA-N nonanedioic acid Chemical compound OC(=O)CCCCCCCC(O)=O BDJRBEYXGGNYIS-UHFFFAOYSA-N 0.000 description 2
- XNGIFLGASWRNHJ-UHFFFAOYSA-N phthalic acid Chemical compound OC(=O)C1=CC=CC=C1C(O)=O XNGIFLGASWRNHJ-UHFFFAOYSA-N 0.000 description 2
- WLJVNTCWHIRURA-UHFFFAOYSA-N pimelic acid Chemical compound OC(=O)CCCCCC(O)=O WLJVNTCWHIRURA-UHFFFAOYSA-N 0.000 description 2
- IVDFJHOHABJVEH-UHFFFAOYSA-N pinacol Chemical compound CC(C)(O)C(C)(C)O IVDFJHOHABJVEH-UHFFFAOYSA-N 0.000 description 2
- 229920000573 polyethylene Polymers 0.000 description 2
- 229920001155 polypropylene Polymers 0.000 description 2
- 229920001451 polypropylene glycol Polymers 0.000 description 2
- 229910052700 potassium Inorganic materials 0.000 description 2
- 239000011591 potassium Substances 0.000 description 2
- 239000000843 powder Substances 0.000 description 2
- YPFDHNVEDLHUCE-UHFFFAOYSA-N propane-1,3-diol Chemical compound OCCCO YPFDHNVEDLHUCE-UHFFFAOYSA-N 0.000 description 2
- CYIDZMCFTVVTJO-UHFFFAOYSA-N pyromellitic acid Chemical compound OC(=O)C1=CC(C(O)=O)=C(C(O)=O)C=C1C(O)=O CYIDZMCFTVVTJO-UHFFFAOYSA-N 0.000 description 2
- 230000000630 rising effect Effects 0.000 description 2
- 150000003839 salts Chemical class 0.000 description 2
- CXMXRPHRNRROMY-UHFFFAOYSA-N sebacic acid Chemical compound OC(=O)CCCCCCCCC(O)=O CXMXRPHRNRROMY-UHFFFAOYSA-N 0.000 description 2
- 239000002904 solvent Substances 0.000 description 2
- 239000012798 spherical particle Substances 0.000 description 2
- 239000011115 styrene butadiene Substances 0.000 description 2
- TYFQFVWCELRYAO-UHFFFAOYSA-N suberic acid Chemical compound OC(=O)CCCCCCC(O)=O TYFQFVWCELRYAO-UHFFFAOYSA-N 0.000 description 2
- 238000012360 testing method Methods 0.000 description 2
- ARCGXLSVLAOJQL-UHFFFAOYSA-N trimellitic acid Chemical compound OC(=O)C1=CC=C(C(O)=O)C(C(O)=O)=C1 ARCGXLSVLAOJQL-UHFFFAOYSA-N 0.000 description 2
- KMOUUZVZFBCRAM-OLQVQODUSA-N (3as,7ar)-3a,4,7,7a-tetrahydro-2-benzofuran-1,3-dione Chemical compound C1C=CC[C@@H]2C(=O)OC(=O)[C@@H]21 KMOUUZVZFBCRAM-OLQVQODUSA-N 0.000 description 1
- 239000001124 (E)-prop-1-ene-1,2,3-tricarboxylic acid Substances 0.000 description 1
- WBYWAXJHAXSJNI-VOTSOKGWSA-M .beta-Phenylacrylic acid Natural products [O-]C(=O)\C=C\C1=CC=CC=C1 WBYWAXJHAXSJNI-VOTSOKGWSA-M 0.000 description 1
- ALVZNPYWJMLXKV-UHFFFAOYSA-N 1,9-Nonanediol Chemical compound OCCCCCCCCCO ALVZNPYWJMLXKV-UHFFFAOYSA-N 0.000 description 1
- OEVVKKAVYQFQNV-UHFFFAOYSA-N 1-ethenyl-2,4-dimethylbenzene Chemical compound CC1=CC=C(C=C)C(C)=C1 OEVVKKAVYQFQNV-UHFFFAOYSA-N 0.000 description 1
- NVZWEEGUWXZOKI-UHFFFAOYSA-N 1-ethenyl-2-methylbenzene Chemical compound CC1=CC=CC=C1C=C NVZWEEGUWXZOKI-UHFFFAOYSA-N 0.000 description 1
- JZHGRUMIRATHIU-UHFFFAOYSA-N 1-ethenyl-3-methylbenzene Chemical compound CC1=CC=CC(C=C)=C1 JZHGRUMIRATHIU-UHFFFAOYSA-N 0.000 description 1
- WHFHDVDXYKOSKI-UHFFFAOYSA-N 1-ethenyl-4-ethylbenzene Chemical compound CCC1=CC=C(C=C)C=C1 WHFHDVDXYKOSKI-UHFFFAOYSA-N 0.000 description 1
- RTBFRGCFXZNCOE-UHFFFAOYSA-N 1-methylsulfonylpiperidin-4-one Chemical compound CS(=O)(=O)N1CCC(=O)CC1 RTBFRGCFXZNCOE-UHFFFAOYSA-N 0.000 description 1
- ZMYIIHDQURVDRB-UHFFFAOYSA-N 1-phenylethenylbenzene Chemical group C=1C=CC=CC=1C(=C)C1=CC=CC=C1 ZMYIIHDQURVDRB-UHFFFAOYSA-N 0.000 description 1
- QEDJMOONZLUIMC-UHFFFAOYSA-N 1-tert-butyl-4-ethenylbenzene Chemical compound CC(C)(C)C1=CC=C(C=C)C=C1 QEDJMOONZLUIMC-UHFFFAOYSA-N 0.000 description 1
- YAJYJWXEWKRTPO-UHFFFAOYSA-N 2,3,3,4,4,5-hexamethylhexane-2-thiol Chemical compound CC(C)C(C)(C)C(C)(C)C(C)(C)S YAJYJWXEWKRTPO-UHFFFAOYSA-N 0.000 description 1
- URMOYRZATJTSJV-UHFFFAOYSA-N 2-(10-methylundec-1-enyl)butanedioic acid Chemical compound CC(C)CCCCCCCC=CC(C(O)=O)CC(O)=O URMOYRZATJTSJV-UHFFFAOYSA-N 0.000 description 1
- LIDLDSRSPKIEQI-UHFFFAOYSA-N 2-(10-methylundecyl)butanedioic acid Chemical compound CC(C)CCCCCCCCCC(C(O)=O)CC(O)=O LIDLDSRSPKIEQI-UHFFFAOYSA-N 0.000 description 1
- GVJRTUUUJYMTNQ-UHFFFAOYSA-N 2-(2,5-dioxofuran-3-yl)acetic acid Chemical compound OC(=O)CC1=CC(=O)OC1=O GVJRTUUUJYMTNQ-UHFFFAOYSA-N 0.000 description 1
- JAHNSTQSQJOJLO-UHFFFAOYSA-N 2-(3-fluorophenyl)-1h-imidazole Chemical compound FC1=CC=CC(C=2NC=CN=2)=C1 JAHNSTQSQJOJLO-UHFFFAOYSA-N 0.000 description 1
- SJIXRGNQPBQWMK-UHFFFAOYSA-N 2-(diethylamino)ethyl 2-methylprop-2-enoate Chemical compound CCN(CC)CCOC(=O)C(C)=C SJIXRGNQPBQWMK-UHFFFAOYSA-N 0.000 description 1
- JKNCOURZONDCGV-UHFFFAOYSA-N 2-(dimethylamino)ethyl 2-methylprop-2-enoate Chemical compound CN(C)CCOC(=O)C(C)=C JKNCOURZONDCGV-UHFFFAOYSA-N 0.000 description 1
- GOXQRTZXKQZDDN-UHFFFAOYSA-N 2-Ethylhexyl acrylate Chemical compound CCCCC(CC)COC(=O)C=C GOXQRTZXKQZDDN-UHFFFAOYSA-N 0.000 description 1
- SZIFAVKTNFCBPC-UHFFFAOYSA-N 2-chloroethanol Chemical compound OCCCl SZIFAVKTNFCBPC-UHFFFAOYSA-N 0.000 description 1
- QDCPNGVVOWVKJG-UHFFFAOYSA-N 2-dodec-1-enylbutanedioic acid Chemical compound CCCCCCCCCCC=CC(C(O)=O)CC(O)=O QDCPNGVVOWVKJG-UHFFFAOYSA-N 0.000 description 1
- YLAXZGYLWOGCBF-UHFFFAOYSA-N 2-dodecylbutanedioic acid Chemical compound CCCCCCCCCCCCC(C(O)=O)CC(O)=O YLAXZGYLWOGCBF-UHFFFAOYSA-N 0.000 description 1
- WDQMWEYDKDCEHT-UHFFFAOYSA-N 2-ethylhexyl 2-methylprop-2-enoate Chemical compound CCCCC(CC)COC(=O)C(C)=C WDQMWEYDKDCEHT-UHFFFAOYSA-N 0.000 description 1
- RUMACXVDVNRZJZ-UHFFFAOYSA-N 2-methylpropyl 2-methylprop-2-enoate Chemical compound CC(C)COC(=O)C(C)=C RUMACXVDVNRZJZ-UHFFFAOYSA-N 0.000 description 1
- CFVWNXQPGQOHRJ-UHFFFAOYSA-N 2-methylpropyl prop-2-enoate Chemical compound CC(C)COC(=O)C=C CFVWNXQPGQOHRJ-UHFFFAOYSA-N 0.000 description 1
- FPOGSOBFOIGXPR-UHFFFAOYSA-N 2-octylbutanedioic acid Chemical compound CCCCCCCCC(C(O)=O)CC(O)=O FPOGSOBFOIGXPR-UHFFFAOYSA-N 0.000 description 1
- SYIUWAVTBADRJG-UHFFFAOYSA-N 2H-pyran-2,6(3H)-dione Chemical compound O=C1CC=CC(=O)O1 SYIUWAVTBADRJG-UHFFFAOYSA-N 0.000 description 1
- AYKYXWQEBUNJCN-UHFFFAOYSA-N 3-methylfuran-2,5-dione Chemical compound CC1=CC(=O)OC1=O AYKYXWQEBUNJCN-UHFFFAOYSA-N 0.000 description 1
- OFNISBHGPNMTMS-UHFFFAOYSA-N 3-methylideneoxolane-2,5-dione Chemical compound C=C1CC(=O)OC1=O OFNISBHGPNMTMS-UHFFFAOYSA-N 0.000 description 1
- VFXXTYGQYWRHJP-UHFFFAOYSA-N 4,4'-azobis(4-cyanopentanoic acid) Chemical compound OC(=O)CCC(C)(C#N)N=NC(C)(CCC(O)=O)C#N VFXXTYGQYWRHJP-UHFFFAOYSA-N 0.000 description 1
- JLBJTVDPSNHSKJ-UHFFFAOYSA-N 4-Methylstyrene Chemical compound CC1=CC=C(C=C)C=C1 JLBJTVDPSNHSKJ-UHFFFAOYSA-N 0.000 description 1
- JTHZUSWLNCPZLX-UHFFFAOYSA-N 6-fluoro-3-methyl-2h-indazole Chemical compound FC1=CC=C2C(C)=NNC2=C1 JTHZUSWLNCPZLX-UHFFFAOYSA-N 0.000 description 1
- 239000004925 Acrylic resin Substances 0.000 description 1
- 229920000178 Acrylic resin Polymers 0.000 description 1
- 229910052580 B4C Inorganic materials 0.000 description 1
- SDDLEVPIDBLVHC-UHFFFAOYSA-N Bisphenol Z Chemical compound C1=CC(O)=CC=C1C1(C=2C=CC(O)=CC=2)CCCCC1 SDDLEVPIDBLVHC-UHFFFAOYSA-N 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- HIBWGGKDGCBPTA-UHFFFAOYSA-N C=CC1=CC=CC=C1.C=CC1=CC=CC=C1 Chemical class C=CC1=CC=CC=C1.C=CC1=CC=CC=C1 HIBWGGKDGCBPTA-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 1
- WBYWAXJHAXSJNI-SREVYHEPSA-N Cinnamic acid Chemical compound OC(=O)\C=C/C1=CC=CC=C1 WBYWAXJHAXSJNI-SREVYHEPSA-N 0.000 description 1
- QPLDLSVMHZLSFG-UHFFFAOYSA-N Copper oxide Chemical compound [Cu]=O QPLDLSVMHZLSFG-UHFFFAOYSA-N 0.000 description 1
- 239000005751 Copper oxide Substances 0.000 description 1
- RWSOTUBLDIXVET-UHFFFAOYSA-N Dihydrogen sulfide Chemical class S RWSOTUBLDIXVET-UHFFFAOYSA-N 0.000 description 1
- JIGUQPWFLRLWPJ-UHFFFAOYSA-N Ethyl acrylate Chemical compound CCOC(=O)C=C JIGUQPWFLRLWPJ-UHFFFAOYSA-N 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- VVQNEPGJFQJSBK-UHFFFAOYSA-N Methyl methacrylate Chemical compound COC(=O)C(C)=C VVQNEPGJFQJSBK-UHFFFAOYSA-N 0.000 description 1
- 240000007594 Oryza sativa Species 0.000 description 1
- 235000007164 Oryza sativa Nutrition 0.000 description 1
- 239000004793 Polystyrene Substances 0.000 description 1
- GOOHAUXETOMSMM-UHFFFAOYSA-N Propylene oxide Chemical compound CC1CO1 GOOHAUXETOMSMM-UHFFFAOYSA-N 0.000 description 1
- 102100040160 Rabankyrin-5 Human genes 0.000 description 1
- 101710086049 Rabankyrin-5 Proteins 0.000 description 1
- 229910052581 Si3N4 Inorganic materials 0.000 description 1
- 239000006087 Silane Coupling Agent Substances 0.000 description 1
- BCKXLBQYZLBQEK-KVVVOXFISA-M Sodium oleate Chemical compound [Na+].CCCCCCCC\C=C/CCCCCCCC([O-])=O BCKXLBQYZLBQEK-KVVVOXFISA-M 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- GWEVSGVZZGPLCZ-UHFFFAOYSA-N Titan oxide Chemical compound O=[Ti]=O GWEVSGVZZGPLCZ-UHFFFAOYSA-N 0.000 description 1
- RTAQQCXQSZGOHL-UHFFFAOYSA-N Titanium Chemical compound [Ti] RTAQQCXQSZGOHL-UHFFFAOYSA-N 0.000 description 1
- YIMQCDZDWXUDCA-UHFFFAOYSA-N [4-(hydroxymethyl)cyclohexyl]methanol Chemical compound OCC1CCC(CO)CC1 YIMQCDZDWXUDCA-UHFFFAOYSA-N 0.000 description 1
- 150000008065 acid anhydrides Chemical class 0.000 description 1
- 230000002378 acidificating effect Effects 0.000 description 1
- 229940091181 aconitic acid Drugs 0.000 description 1
- 239000001361 adipic acid Substances 0.000 description 1
- 235000011037 adipic acid Nutrition 0.000 description 1
- 125000002947 alkylene group Chemical group 0.000 description 1
- 229910045601 alloy Inorganic materials 0.000 description 1
- 239000000956 alloy Substances 0.000 description 1
- PNEYBMLMFCGWSK-UHFFFAOYSA-N aluminium oxide Inorganic materials [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 1
- 229910001870 ammonium persulfate Inorganic materials 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- JFCQEDHGNNZCLN-UHFFFAOYSA-N anhydrous glutaric acid Natural products OC(=O)CCCC(O)=O JFCQEDHGNNZCLN-UHFFFAOYSA-N 0.000 description 1
- 150000001450 anions Chemical class 0.000 description 1
- 229910000410 antimony oxide Inorganic materials 0.000 description 1
- JRPBQTZRNDNNOP-UHFFFAOYSA-N barium titanate Chemical compound [Ba+2].[Ba+2].[O-][Ti]([O-])([O-])[O-] JRPBQTZRNDNNOP-UHFFFAOYSA-N 0.000 description 1
- 229910002113 barium titanate Inorganic materials 0.000 description 1
- IHWUGQBRUYYZNM-UHFFFAOYSA-N bicyclo[2.2.1]hept-2-ene-3,4-dicarboxylic acid Chemical compound C1CC2(C(O)=O)C(C(=O)O)=CC1C2 IHWUGQBRUYYZNM-UHFFFAOYSA-N 0.000 description 1
- 238000009529 body temperature measurement Methods 0.000 description 1
- INAHAJYZKVIDIZ-UHFFFAOYSA-N boron carbide Chemical compound B12B3B4C32B41 INAHAJYZKVIDIZ-UHFFFAOYSA-N 0.000 description 1
- 229940006460 bromide ion Drugs 0.000 description 1
- 239000001273 butane Substances 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- ZCZLQYAECBEUBH-UHFFFAOYSA-L calcium;octadec-9-enoate Chemical compound [Ca+2].CCCCCCCCC=CCCCCCCCC([O-])=O.CCCCCCCCC=CCCCCCCCC([O-])=O ZCZLQYAECBEUBH-UHFFFAOYSA-L 0.000 description 1
- 239000004204 candelilla wax Substances 0.000 description 1
- 235000013868 candelilla wax Nutrition 0.000 description 1
- 229940073532 candelilla wax Drugs 0.000 description 1
- 239000004203 carnauba wax Substances 0.000 description 1
- 235000013869 carnauba wax Nutrition 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 150000001805 chlorine compounds Chemical class 0.000 description 1
- 229930016911 cinnamic acid Natural products 0.000 description 1
- 235000013985 cinnamic acid Nutrition 0.000 description 1
- GTZCVFVGUGFEME-IWQZZHSRSA-N cis-aconitic acid Chemical compound OC(=O)C\C(C(O)=O)=C\C(O)=O GTZCVFVGUGFEME-IWQZZHSRSA-N 0.000 description 1
- 239000003245 coal Substances 0.000 description 1
- 239000011248 coating agent Substances 0.000 description 1
- 238000004040 coloring Methods 0.000 description 1
- 150000001875 compounds Chemical class 0.000 description 1
- 229910000431 copper oxide Inorganic materials 0.000 description 1
- 239000007822 coupling agent Substances 0.000 description 1
- IFDVQVHZEKPUSC-UHFFFAOYSA-N cyclohex-3-ene-1,2-dicarboxylic acid Chemical compound OC(=O)C1CCC=CC1C(O)=O IFDVQVHZEKPUSC-UHFFFAOYSA-N 0.000 description 1
- PFURGBBHAOXLIO-WDSKDSINSA-N cyclohexane-1,2-diol Chemical compound O[C@H]1CCCC[C@@H]1O PFURGBBHAOXLIO-WDSKDSINSA-N 0.000 description 1
- VKONPUDBRVKQLM-UHFFFAOYSA-N cyclohexane-1,4-diol Chemical compound OC1CCC(O)CC1 VKONPUDBRVKQLM-UHFFFAOYSA-N 0.000 description 1
- VCVOSERVUCJNPR-UHFFFAOYSA-N cyclopentane-1,2-diol Chemical compound OC1CCCC1O VCVOSERVUCJNPR-UHFFFAOYSA-N 0.000 description 1
- FOTKYAAJKYLFFN-UHFFFAOYSA-N decane-1,10-diol Chemical compound OCCCCCCCCCCO FOTKYAAJKYLFFN-UHFFFAOYSA-N 0.000 description 1
- 239000003599 detergent Substances 0.000 description 1
- 150000001991 dicarboxylic acids Chemical class 0.000 description 1
- 238000007865 diluting Methods 0.000 description 1
- SZXQTJUDPRGNJN-UHFFFAOYSA-N dipropylene glycol Chemical compound OCCCOCCCO SZXQTJUDPRGNJN-UHFFFAOYSA-N 0.000 description 1
- MSHALHDXRMDVAL-UHFFFAOYSA-N dodec-1-enylbenzene Chemical compound CCCCCCCCCCC=CC1=CC=CC=C1 MSHALHDXRMDVAL-UHFFFAOYSA-N 0.000 description 1
- GMSCBRSQMRDRCD-UHFFFAOYSA-N dodecyl 2-methylprop-2-enoate Chemical compound CCCCCCCCCCCCOC(=O)C(C)=C GMSCBRSQMRDRCD-UHFFFAOYSA-N 0.000 description 1
- 230000000694 effects Effects 0.000 description 1
- 239000003792 electrolyte Substances 0.000 description 1
- 238000002338 electrophoretic light scattering Methods 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- 230000007613 environmental effect Effects 0.000 description 1
- SUPCQIBBMFXVTL-UHFFFAOYSA-N ethyl 2-methylprop-2-enoate Chemical compound CCOC(=O)C(C)=C SUPCQIBBMFXVTL-UHFFFAOYSA-N 0.000 description 1
- 238000009472 formulation Methods 0.000 description 1
- 229910021485 fumed silica Inorganic materials 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 230000004927 fusion Effects 0.000 description 1
- 238000005469 granulation Methods 0.000 description 1
- 230000003179 granulation Effects 0.000 description 1
- IUJAMGNYPWYUPM-UHFFFAOYSA-N hentriacontane Chemical compound CCCCCCCCCCCCCCCCCCCCCCCCCCCCCCC IUJAMGNYPWYUPM-UHFFFAOYSA-N 0.000 description 1
- VLKZOEOYAKHREP-UHFFFAOYSA-N hexane Substances CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 1
- KCYQMQGPYWZZNJ-UHFFFAOYSA-N hydron;2-oct-1-enylbutanedioate Chemical compound CCCCCCC=CC(C(O)=O)CC(O)=O KCYQMQGPYWZZNJ-UHFFFAOYSA-N 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 239000001023 inorganic pigment Substances 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-M iodide Chemical compound [I-] XMBWDFGMSWQBCA-UHFFFAOYSA-M 0.000 description 1
- 229940006461 iodide ion Drugs 0.000 description 1
- 239000002563 ionic surfactant Substances 0.000 description 1
- 150000002500 ions Chemical class 0.000 description 1
- 229910052742 iron Inorganic materials 0.000 description 1
- 238000004898 kneading Methods 0.000 description 1
- PBOSTUDLECTMNL-UHFFFAOYSA-N lauryl acrylate Chemical compound CCCCCCCCCCCCOC(=O)C=C PBOSTUDLECTMNL-UHFFFAOYSA-N 0.000 description 1
- 229910000464 lead oxide Inorganic materials 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- 238000011068 loading method Methods 0.000 description 1
- ORUIBWPALBXDOA-UHFFFAOYSA-L magnesium fluoride Chemical compound [F-].[F-].[Mg+2] ORUIBWPALBXDOA-UHFFFAOYSA-L 0.000 description 1
- 229910001635 magnesium fluoride Inorganic materials 0.000 description 1
- 239000000395 magnesium oxide Substances 0.000 description 1
- CPLXHLVBOLITMK-UHFFFAOYSA-N magnesium oxide Inorganic materials [Mg]=O CPLXHLVBOLITMK-UHFFFAOYSA-N 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- AXZKOIWUVFPNLO-UHFFFAOYSA-N magnesium;oxygen(2-) Chemical compound [O-2].[Mg+2] AXZKOIWUVFPNLO-UHFFFAOYSA-N 0.000 description 1
- 239000000696 magnetic material Substances 0.000 description 1
- FPYJFEHAWHCUMM-UHFFFAOYSA-N maleic anhydride Chemical compound O=C1OC(=O)C=C1 FPYJFEHAWHCUMM-UHFFFAOYSA-N 0.000 description 1
- 239000002609 medium Substances 0.000 description 1
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 1
- WBYWAXJHAXSJNI-UHFFFAOYSA-N methyl p-hydroxycinnamate Natural products OC(=O)C=CC1=CC=CC=C1 WBYWAXJHAXSJNI-UHFFFAOYSA-N 0.000 description 1
- LVHBHZANLOWSRM-UHFFFAOYSA-N methylenebutanedioic acid Natural products OC(=O)CC(=C)C(O)=O LVHBHZANLOWSRM-UHFFFAOYSA-N 0.000 description 1
- 239000004200 microcrystalline wax Substances 0.000 description 1
- 235000019808 microcrystalline wax Nutrition 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 239000003607 modifier Substances 0.000 description 1
- 238000000465 moulding Methods 0.000 description 1
- KYTZHLUVELPASH-UHFFFAOYSA-N naphthalene-1,2-dicarboxylic acid Chemical compound C1=CC=CC2=C(C(O)=O)C(C(=O)O)=CC=C21 KYTZHLUVELPASH-UHFFFAOYSA-N 0.000 description 1
- SLCVBVWXLSEKPL-UHFFFAOYSA-N neopentyl glycol Chemical compound OCC(C)(C)CO SLCVBVWXLSEKPL-UHFFFAOYSA-N 0.000 description 1
- 239000012299 nitrogen atmosphere Substances 0.000 description 1
- 239000002736 nonionic surfactant Substances 0.000 description 1
- HMZGPNHSPWNGEP-UHFFFAOYSA-N octadecyl 2-methylprop-2-enoate Chemical compound CCCCCCCCCCCCCCCCCCOC(=O)C(C)=C HMZGPNHSPWNGEP-UHFFFAOYSA-N 0.000 description 1
- OEIJHBUUFURJLI-UHFFFAOYSA-N octane-1,8-diol Chemical compound OCCCCCCCCO OEIJHBUUFURJLI-UHFFFAOYSA-N 0.000 description 1
- KZCOBXFFBQJQHH-UHFFFAOYSA-N octane-1-thiol Chemical compound CCCCCCCCS KZCOBXFFBQJQHH-UHFFFAOYSA-N 0.000 description 1
- 125000002347 octyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- ANISOHQJBAQUQP-UHFFFAOYSA-N octyl prop-2-enoate Chemical compound CCCCCCCCOC(=O)C=C ANISOHQJBAQUQP-UHFFFAOYSA-N 0.000 description 1
- 239000012860 organic pigment Substances 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 239000004209 oxidized polyethylene wax Substances 0.000 description 1
- 235000013873 oxidized polyethylene wax Nutrition 0.000 description 1
- SIWVEOZUMHYXCS-UHFFFAOYSA-N oxo(oxoyttriooxy)yttrium Chemical compound O=[Y]O[Y]=O SIWVEOZUMHYXCS-UHFFFAOYSA-N 0.000 description 1
- VTRUBDSFZJNXHI-UHFFFAOYSA-N oxoantimony Chemical compound [Sb]=O VTRUBDSFZJNXHI-UHFFFAOYSA-N 0.000 description 1
- YEXPOXQUZXUXJW-UHFFFAOYSA-N oxolead Chemical compound [Pb]=O YEXPOXQUZXUXJW-UHFFFAOYSA-N 0.000 description 1
- HDBWAWNLGGMZRQ-UHFFFAOYSA-N p-Vinylbiphenyl Chemical compound C1=CC(C=C)=CC=C1C1=CC=CC=C1 HDBWAWNLGGMZRQ-UHFFFAOYSA-N 0.000 description 1
- 238000010979 pH adjustment Methods 0.000 description 1
- 239000012188 paraffin wax Substances 0.000 description 1
- 235000019809 paraffin wax Nutrition 0.000 description 1
- PNJWIWWMYCMZRO-UHFFFAOYSA-N pent‐4‐en‐2‐one Natural products CC(=O)CC=C PNJWIWWMYCMZRO-UHFFFAOYSA-N 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L persulfate group Chemical group S(=O)(=O)([O-])OOS(=O)(=O)[O-] JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- 235000019271 petrolatum Nutrition 0.000 description 1
- 239000005011 phenolic resin Substances 0.000 description 1
- QIWKUEJZZCOPFV-UHFFFAOYSA-N phenyl 2-methylprop-2-enoate Chemical compound CC(=C)C(=O)OC1=CC=CC=C1 QIWKUEJZZCOPFV-UHFFFAOYSA-N 0.000 description 1
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 1
- 239000000049 pigment Substances 0.000 description 1
- 229920003229 poly(methyl methacrylate) Polymers 0.000 description 1
- 229920000642 polymer Polymers 0.000 description 1
- 239000002952 polymeric resin Substances 0.000 description 1
- 230000000379 polymerizing effect Effects 0.000 description 1
- 239000004926 polymethyl methacrylate Substances 0.000 description 1
- 229920005672 polyolefin resin Polymers 0.000 description 1
- 229920002223 polystyrene Polymers 0.000 description 1
- 229940114930 potassium stearate Drugs 0.000 description 1
- ANBFRLKBEIFNQU-UHFFFAOYSA-M potassium;octadecanoate Chemical compound [K+].CCCCCCCCCCCCCCCCCC([O-])=O ANBFRLKBEIFNQU-UHFFFAOYSA-M 0.000 description 1
- 238000003825 pressing Methods 0.000 description 1
- 230000002265 prevention Effects 0.000 description 1
- BOQSSGDQNWEFSX-UHFFFAOYSA-N propan-2-yl 2-methylprop-2-enoate Chemical compound CC(C)OC(=O)C(C)=C BOQSSGDQNWEFSX-UHFFFAOYSA-N 0.000 description 1
- LYBIZMNPXTXVMV-UHFFFAOYSA-N propan-2-yl prop-2-enoate Chemical compound CC(C)OC(=O)C=C LYBIZMNPXTXVMV-UHFFFAOYSA-N 0.000 description 1
- 238000010298 pulverizing process Methods 0.000 description 1
- 235000009566 rice Nutrition 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- HBMJWWWQQXIZIP-UHFFFAOYSA-N silicon carbide Chemical compound [Si+]#[C-] HBMJWWWQQXIZIP-UHFFFAOYSA-N 0.000 description 1
- 229910010271 silicon carbide Inorganic materials 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- HQVNEWCFYHHQES-UHFFFAOYSA-N silicon nitride Chemical compound N12[Si]34N5[Si]62N3[Si]51N64 HQVNEWCFYHHQES-UHFFFAOYSA-N 0.000 description 1
- 229920002545 silicone oil Polymers 0.000 description 1
- 229920002050 silicone resin Polymers 0.000 description 1
- 229960005480 sodium caprylate Drugs 0.000 description 1
- BTURAGWYSMTVOW-UHFFFAOYSA-M sodium dodecanoate Chemical compound [Na+].CCCCCCCCCCCC([O-])=O BTURAGWYSMTVOW-UHFFFAOYSA-M 0.000 description 1
- UDWXLZLRRVQONG-UHFFFAOYSA-M sodium hexanoate Chemical compound [Na+].CCCCCC([O-])=O UDWXLZLRRVQONG-UHFFFAOYSA-M 0.000 description 1
- 229940082004 sodium laurate Drugs 0.000 description 1
- BYKRNSHANADUFY-UHFFFAOYSA-M sodium octanoate Chemical compound [Na+].CCCCCCCC([O-])=O BYKRNSHANADUFY-UHFFFAOYSA-M 0.000 description 1
- 229940067741 sodium octyl sulfate Drugs 0.000 description 1
- 229960000776 sodium tetradecyl sulfate Drugs 0.000 description 1
- FIWQZURFGYXCEO-UHFFFAOYSA-M sodium;decanoate Chemical compound [Na+].CCCCCCCCCC([O-])=O FIWQZURFGYXCEO-UHFFFAOYSA-M 0.000 description 1
- WFRKJMRGXGWHBM-UHFFFAOYSA-M sodium;octyl sulfate Chemical compound [Na+].CCCCCCCCOS([O-])(=O)=O WFRKJMRGXGWHBM-UHFFFAOYSA-M 0.000 description 1
- SMECTXYFLVLAJE-UHFFFAOYSA-M sodium;pentadecyl sulfate Chemical compound [Na+].CCCCCCCCCCCCCCCOS([O-])(=O)=O SMECTXYFLVLAJE-UHFFFAOYSA-M 0.000 description 1
- UPUIQOIQVMNQAP-UHFFFAOYSA-M sodium;tetradecyl sulfate Chemical compound [Na+].CCCCCCCCCCCCCCOS([O-])(=O)=O UPUIQOIQVMNQAP-UHFFFAOYSA-M 0.000 description 1
- 239000011343 solid material Substances 0.000 description 1
- 229910052712 strontium Inorganic materials 0.000 description 1
- CIOAGBVUUVVLOB-UHFFFAOYSA-N strontium atom Chemical compound [Sr] CIOAGBVUUVVLOB-UHFFFAOYSA-N 0.000 description 1
- 150000003440 styrenes Chemical class 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- 150000005846 sugar alcohols Polymers 0.000 description 1
- 150000003467 sulfuric acid derivatives Chemical class 0.000 description 1
- 238000004381 surface treatment Methods 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 238000010557 suspension polymerization reaction Methods 0.000 description 1
- 229920003002 synthetic resin Polymers 0.000 description 1
- 229920001897 terpolymer Polymers 0.000 description 1
- SJMYWORNLPSJQO-UHFFFAOYSA-N tert-butyl 2-methylprop-2-enoate Chemical compound CC(=C)C(=O)OC(C)(C)C SJMYWORNLPSJQO-UHFFFAOYSA-N 0.000 description 1
- ISXSCDLOGDJUNJ-UHFFFAOYSA-N tert-butyl prop-2-enoate Chemical compound CC(C)(C)OC(=O)C=C ISXSCDLOGDJUNJ-UHFFFAOYSA-N 0.000 description 1
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 1
- UFDHBDMSHIXOKF-UHFFFAOYSA-N tetrahydrophthalic acid Natural products OC(=O)C1=C(C(O)=O)CCCC1 UFDHBDMSHIXOKF-UHFFFAOYSA-N 0.000 description 1
- 239000010936 titanium Substances 0.000 description 1
- 229910052719 titanium Inorganic materials 0.000 description 1
- OGIDPMRJRNCKJF-UHFFFAOYSA-N titanium oxide Inorganic materials [Ti]=O OGIDPMRJRNCKJF-UHFFFAOYSA-N 0.000 description 1
- GTZCVFVGUGFEME-UHFFFAOYSA-N trans-aconitic acid Natural products OC(=O)CC(C(O)=O)=CC(O)=O GTZCVFVGUGFEME-UHFFFAOYSA-N 0.000 description 1
- 230000007704 transition Effects 0.000 description 1
- ZIBGPFATKBEMQZ-UHFFFAOYSA-N triethylene glycol Chemical compound OCCOCCOCCO ZIBGPFATKBEMQZ-UHFFFAOYSA-N 0.000 description 1
- 238000001132 ultrasonic dispersion Methods 0.000 description 1
- 238000010792 warming Methods 0.000 description 1
- 239000011787 zinc oxide Substances 0.000 description 1
- ZVWKZXLXHLZXLS-UHFFFAOYSA-N zirconium nitride Chemical compound [Zr]#N ZVWKZXLXHLZXLS-UHFFFAOYSA-N 0.000 description 1
Landscapes
- Developing Agents For Electrophotography (AREA)
Abstract
【解決手段】 製造方法は、Tgが33℃〜58℃である第1の樹脂、Tgが−70℃〜+30℃であるスチレン−ジエン系共重合体よりなる第2の樹脂および着色剤を含有するトナー粒子からなるトナーを製造する方法であって、第1の樹脂からなるD50が75〜300nmの第1樹脂微粒子が分散された水系分散液と、第2の樹脂からなるD50が75〜250nmの第2樹脂微粒子が分散された水系分散液と、着色剤の微粒子が分散された水系分散液とを混合した後、第1樹脂微粒子、第2樹脂微粒子および着色剤の微粒子を凝集させることによりトナー粒子を形成する工程を経ることを特徴とする。
【選択図】 なし
Description
このようなトナーによれば、トナー粒子内にスチレン−ジエン系ブロック共重合体が造粒工程においてワックスを内包する作用が応用されることにより、定着温度を上昇させることなく耐ブロッキング性を向上させることができるとされている。
通常、このような反応残渣は、トナー粒子化後に気流分級機による粗粉分級工程を追加することによって除去することができるが、余分な工程が追加されることによって生産性が大幅に低下し、工業的な量産に適さない、という問題があり、また、バッチによる生産時間のバラツキが大きくなることや、重合に係る反応装置から次工程に係る反応装置にトナー粒子の分散液を移送する際に、その間に設置された濾し器に反応残渣が詰まり、生産ラインの一時停止が頻繁に生じることなどから、高い製造安定性が得られない、という問題があった。
水系媒体中に、前記第1の樹脂からなる体積基準のメディアン径が75〜300nmである第1樹脂微粒子が分散されてなる分散液(A)と、
水系媒体中に、前記第2の樹脂からなる体積基準のメディアン径が75〜250nmである第2樹脂微粒子が分散されてなる分散液(B)と、
水系媒体中に、着色剤の微粒子が分散されてなる分散液(C)と
を混合した後、前記第1樹脂微粒子、前記第2樹脂微粒子および前記着色剤の微粒子を凝集させることによりトナー粒子を形成する工程を経ることを特徴とする。
すなわち、本発明に係る製造方法によれば、第1樹脂および特定のスチレン−ジエン系共重合体による第2樹脂のガラス転移点(Tg)がそれぞれ特定の範囲に設定されると共に、前記第1樹脂による第1樹脂微粒子と、前記第2樹脂による第2樹脂微粒子の体積基準のメディアン径がそれぞれ特定の範囲に設定された状態でこれらが凝集されることにより、当該スチレン−ジエン系共重合体が第1の樹脂中に特定の大きさのドメインを形成した状態のトナーが得られるものと推察される。そして、ゴム成分であるスチレン−ジエン系共重合体のドメインが特定の大きさで微分散されることによってマトリクスである第1の樹脂との接触面積が大きなものとなり、その結果、特定のスチレン−ジエン系共重合体による弾性が有効に発揮されるものと考えられる。
本発明のトナーの製造方法は、主体的に結着樹脂を構成する、ガラス転移点(Tg)が33℃〜58℃である第1の樹脂(以下、「メイン樹脂」ともいう。)と、ガラス転移点(Tg)が−70℃〜+30℃である特定のスチレン−ジエン系共重合体よりなる第2の樹脂(以下、「サブ樹脂」ともいう。)および着色剤を含有するトナー粒子からなるトナーを製造する方法であって、乳化重合会合法を利用する方法である。
このサブ樹脂は、結着樹脂の一部を構成するものであって、メイン樹脂の定着性の改質剤としても作用するものである。
(1)水系媒体中に、メイン樹脂からなる体積基準のメディアン径が75〜300nmであるメイン樹脂微粒子が分散されてなる分散液(A)を調製するメイン樹脂微粒子分散液調製工程。
(2)水系媒体中に、サブ樹脂からなる体積基準のメディアン径が75〜250nmであるサブ樹脂微粒子が分散されてなる分散液(B)を調製するサブ樹脂微粒子分散液調製工程。
(3)水系媒体中に、着色剤微粒子が分散されてなる分散液(C)を調製する着色剤微粒子分散液調製工程。
(4)分散液(A)〜(C)を混合する分散液混合工程。
(5)メイン樹脂微粒子、サブ樹脂微粒子および着色剤微粒子を水系媒体中で塩析、凝集、融着させてトナー粒子を形成する塩析、凝集、融着工程。
(6)トナー粒子の分散系(水系媒体)からトナー粒子を濾別し、当該トナー粒子から界面活性剤などを除去する濾過、洗浄工程。
(7)洗浄処理されたトナー粒子を乾燥する乾燥工程。
から構成され、必要に応じて、
(8)乾燥処理されたトナー粒子に外添剤を添加する外添剤添加工程。
を加えることができる。
分散液(A)におけるメイン樹脂微粒子は、乳化重合法によって製造されることが好ましい。
乳化重合法においては、メイン樹脂を形成するべき重合性単量体を水系媒体中に分散させて乳化粒子(油滴)を形成した後、重合開始剤を投入して重合性単量体を重合させることにより、メイン樹脂微粒子が形成される。
メイン樹脂は、ガラス転移点(Tg)が33℃〜58℃である樹脂であって、具体的には、スチレン−アクリル系樹脂、ポリエステル樹脂であることが好ましい。
スチレン−アクリル系樹脂としては、少なくともスチレン系モノマーおよびアクリル酸系モノマーを含む重合性単量体によるランダム共重合体が好ましい。
具体的には、乾燥したメイン樹脂微粒子4.5mgを小数点以下2桁まで精秤し、アルミニウム製パンに封入してサンプルホルダーにセットする。リファレンスは、空のアルミニウム製パンを使用し、測定温度0〜200℃、昇温速度10℃/分、降温速度10℃/分にて、Heat−Cool−Heatの温度制御を行い、その2nd.Heatにおけるデータを基に解析を行う。ガラス転移点は、第1の吸熱ピークの立ち上がり前のベースラインの延長線と、第1の吸熱ピークの立ち上がり部分からピーク頂点までの間で最大傾斜を示す接線との交点の値とする。
また、スチレン−アクリル系樹脂を形成するためのアクリル酸系モノマーとして、メタクリル酸メチル、メタクリル酸エチル、メタクリル酸n−ブチル、メタクリル酸イソプロピル、メタクリル酸イソブチル、メタクリル酸t−ブチル、メタクリル酸n−オクチル、メタクリル酸2−エチルヘキシル、メタクリル酸ステアリル、メタクリル酸ラウリル、メタクリル酸フェニル、メタクリル酸ジエチルアミノエチル、メタクリル酸ジメチルアミノエチルなどのメタクリル酸エステル誘導体;アクリル酸メチル、アクリル酸エチル、アクリル酸イソプロピル、アクリル酸n−ブチル、アクリル酸t−ブチル、アクリル酸イソブチル、アクリル酸n−オクチル、アクリル酸2−エチルヘキシル、アクリル酸ステアリル、アクリル酸ラウリル、アクリル酸フェニルなどのアクリル酸エステル誘導体などが挙げられる。これらは1種単独でまたは2種以上を組み合わせて使用することができる。
メイン樹脂としてスチレン−ブチルアクリレート共重合体を用いる場合、スチレンとブチルアクリレートとの好ましい共重合比は、耐熱保管性の観点から、質量基準で65:35〜85:15とされる。
メイン樹脂としてスチレン−ブチルアクリレート共重合体を用いる場合は、当該スチレン−ブチルアクリレート共重合体が(メタ)アクリル酸も共重合された3元共重合体とされることが特に好ましい。この場合、サブ樹脂との凝集速度を揃えサブ樹脂微粒子の遊離を抑制する観点から、当該(メタ)アクリル酸の共重合比率が2.0〜8.0質量%とされることが好ましい。
また、ポリエステル樹脂を形成するための多価アルコールとして、2価以上のアルコール、例えば、エチレングリコール、ジエチレングリコール、トリエチレングリコール、1,2−プロピレングリコール、1,3−プロピレングリコール、1,4−ブタンジオール、1,4−ブチレンジオール、ネオペンチルグリコール、1,5−ペンタングリコール、1,6−ヘキサングリコール、1,7−ヘプタングリコール、1,8−オクタンジオール、1,9−ノナンジオール、1,10−デカンジオール、ピナコール、シクロペンタン−1,2−ジオール、シクロヘキサン−1,4−ジオール、シクロヘキサン−1,2−ジオール、シクロヘキサン−1,4−ジメタノール、ジプロピレングリコール、ポリエチレングリコール、ポリプロピレングリコール、ポリテトラメチレングリコール、ビスフェノールA、ビスフェノールZ、水素添加ビスフェノールAなどのジオール類;グリセリン、トリメチロールエタン、トリメチロールプロパン、ペンタエリスリトール、ソルビトール、トリスフェノールPA、フェノールノボラック、クレゾールノボラックなどの3価以上の多価脂肪族アルコール類;上記3価以上の多価脂肪族アルコール類のアルキレンオキサイド付加物などを挙げることができる。これらは、1種または2種以上を組み合わせて用いることができる。
メイン樹脂微粒子分散液調製工程において使用される重合開始剤としては、水溶性の重合開始剤であれば適宜のものを使用することができる。重合開始剤の具体例としては、例えば過硫酸塩(過硫酸カリウム、過硫酸アンモニウムなど)が好ましく用いられる。その他、アゾ系化合物(4,4’−アゾビス4−シアノ吉草酸およびその塩、2,2’−アゾビス(2−アミジノプロパン)塩など)、パーオキシド化合物などを用いてもよい。
メイン樹脂微粒子分散液調製工程においては、メイン樹脂の分子量を調整することを目的として、一般的に用いられる連鎖移動剤を用いることができる。連鎖移動剤としては特に限定されるものではなく、例えば2−クロロエタノール、オクチルメルカプタン、ドデシルメルカプタン、t−ドデシルメルカプタンなどのメルカプタンおよびスチレンダイマーなどを挙げることができる。
メイン樹脂微粒子の体積基準のメディアン径は、「マイクロトラックUPA−150」(日機装社製)を用いて測定されるものである。
具体的には、まず、50mlのメスシリンダーに測定用メイン樹脂微粒子を数滴滴下し、これに純水25mlを添加し、超音波洗浄機「US−1」(as one社製)を用いて、3分間分散処理することにより測定用試料を作製する。次に、測定用試料3mLを「マイクロトラックUPA−150」(日機装社製)のセル内に投入し、Sample・Loadingの値が0.1〜100の範囲内にあることを確認した後、下記測定条件および溶媒条件に従って測定を行う。
−測定条件−
・Transparency(透明度):Yes
・Refractive Index(屈折率):1.59
・Particle Density(粒子密度):1.05g/cm3
・Spherical Particles(球形粒子):Yes
−溶媒条件−
・Refractive Index(屈折率):1.33
・Viscosity(粘度):
High(temp) 0.797×10⁻³Pa・s
Low(temp) 1.002×10⁻³Pa・s
分散液(B)におけるサブ樹脂微粒子は、乳化重合法によって製造されることが好ましい。
乳化重合法においては、サブ樹脂を形成するべき重合性単量体を水系媒体中に分散させて乳化粒子(油滴)を形成した後、重合開始剤を投入して重合性単量体を重合させることにより、サブ樹脂微粒子が形成される。
本発明に係るサブ樹脂は、ゴム成分であってトナー粒子中においてメイン樹脂の接着剤として作用する。具体的には、定着後のメイン樹脂間の接着剤として作用し、その結果、定着画像の変形に対し、高い追随性が発揮されて定着画像が高い強度を有し、その結果、優れた折り目定着性を有するものとなる。
このスチレン−ジエン系共重合体を得るためのスチレン系モノマーとしては、スチレンおよび置換基を有するスチレンが挙げられ、ジエン系モノマーとしては、ブタジエン、イソプレンなどが挙げられる。
スチレン系モノマーの共重合比率が10〜50質量%であることが好ましく、特に好ましくは、30〜50質量%である。
このサブ樹脂微粒子を構成するスチレン−ジエン系共重合体は、特に、スチレン−ブタジエン共重合体であることが好ましい。スチレン−イソプレン共重合体よりもスチレン−ブタジエン共重合体が好ましい理由は、イソプレンに係るメチル基を有さない分だけ分子間距離が小さいために、定着画像の強度向上により寄与し、その結果、より優れた折り目定着性が得られるためと推察される。
カルボキシ変性スチレン−ジエン系共重合体、すなわちカルボキシ変性されたスチレン−ジエン系共重合体とは、スチレン−ジエン系共重合体を形成すべき重合性単量体に、酸モノマーが用いられて解離性基であるカルボキシル基が導入されたものである。カルボキシ変性スチレン−ジエン系共重合体を用いることによって、凝集系においてサブ樹脂微粒子を安定に分散させることができる。
なお、前述のマレイン酸などの不飽和多価カルボン酸で架橋されたスチレン−ブタジエンのランダム共重合体も、カルボキシ変性されたスチレン−ジエン系共重合体とされ、好ましく用いられる。
このサブ樹脂を構成するスチレン−ジエン系共重合体としては、特に、メイン樹脂と同等のカルボキシ変性度を有するものであることが好ましい。このようなカルボキシ変性スチレン−ジエン系共重合体を用いることによって、微粒子の凝集時においてサブ樹脂微粒子とメイン樹脂微粒子と凝集スピードなどの挙動が同等となるために、サブ樹脂微粒子とメイン樹脂微粒子とのバランスに長けた粒径成長を行うことができるため、反応残渣の発生を抑制できる。
酸モノマーの共重合比率は、例えば1.0〜2.0質量%であることが好ましい。
サブ樹脂のガラス転移点(Tg)が−70℃未満である場合は、微粒子の凝集時の昇温過程において、温度70〜80℃程度でサブ樹脂微粒子のみの凝集が開始されてしまい、サブ樹脂微粒子とメイン樹脂微粒子とのバランスに長けた粒径成長が行われず、また、サブ樹脂のガラス転移点(Tg)が+30℃を超える場合は、得られるトナーが十分な低温定着性を有するものとならないおそれがある。
サブ樹脂のガラス転移点(Tg)は、測定試料をサブ樹脂として、上述のメイン樹脂のガラス転移点(Tg)の測定と同様の方法によって測定されるものである。
このような高いトルエン不溶分(ゲル分)を有することにより、得られるトナー粒子中にサブ樹脂による適当な大きさのドメインが形成され、サブ樹脂による弾性と低いガラス転移点がトナー粒子に反映されやすくなるものと推察される。
サブ樹脂のトルエン不溶分は、所定量(約0.03g)の試料を所定量(約100mL)のトルエンに20℃で20時間浸漬し、その後、120メッシュの金網で濾過し、得られる残存固形分の試料に対する質量%によって算出されるものである。
また、サブ樹脂微粒子分散液調製工程において連鎖移動剤を用いる場合に、連鎖移動剤としては、メイン樹脂微粒子分散液調製工程において使用することができるものと同様のものを挙げることができる。
サブ樹脂微粒子の体積基準のメディアン径は、測定試料としてサブ樹脂微粒子を用いて上述のように測定されるものである。
一方、サブ樹脂微粒子の体積基準のメディアン径が過小である場合は、サブ樹脂微粒子によるドメインを十分な大きさのものにすることができず、その結果、サブ樹脂による弾性が有効に発揮されないトナーが製造されるおそれがあり、また、サブ樹脂微粒子の体積基準のメディアン径が過大である場合は、サブ樹脂微粒子によるドメインが過度の大きさのものとなり、その結果、十分な耐ブロッキング性が得られないトナーが製造されるおそれがある。
サブ樹脂の含有量が上記の極少量の範囲にあることにより、低温定着性が得られながら耐ブロッキング性が十分に得られる。一方、サブ樹脂の含有量が過多である場合は、耐ブロッキング性が十分に得られず、また、製造時における反応残渣の発生が増大される。また、サブ樹脂の含有量が過少である場合は、十分な低温定着性が得られず、また、十分な折り目定着性が得られず、さらに、高温オフセット現象が発生するおそれがある。
着色剤微粒子分散液調製工程において得られる着色剤微粒子の平均粒子径は、体積基準のメディアン径で例えば10〜300nmの範囲にあることが好ましい。なお、体積基準のメディアン径は、測定試料として着色剤微粒子を用いて上述のように測定されるものである。
本発明に係るトナーに含有される着色剤としては、一般に知られている染料および顔料を用いることができる。
黒色のトナーを得るための着色剤としては、カーボンブラック、磁性体、染料、非磁性酸化鉄を含む無機顔料などの公知の種々のものを任意に使用することができる。
カラーのトナーを得るための着色剤としては、染料、有機顔料などの公知のものを任意に使用することができる。
各色のトナーを得るための着色剤は、各色について、1種または2種以上を組み合わせて使用することができる。
また例えば、工程(1)においてメイン樹脂微粒子をメイン樹脂と内添剤とを分子レベルで混在させたものとしてこれを用いることによりトナー粒子中に導入することもできる。メイン樹脂と内添剤とが分子レベルで混在されたメイン樹脂微粒子は、当該メイン樹脂を形成すべき重合性単量体に予め内添剤を溶解させておき、内添剤を含有した重合性単量体を重合させることにより、作製することができる。
離型剤としては、特に限定されるものではなく、例えば、ポリエチレンワックス、酸化型ポリエチレンワックス、ポリプロピレンワックス、酸化型ポリプロピレンワックス、カルナウバワックス、パラフィンワックス、マイクロクリスタリンワックス、フィッシャトロプシュワックス、ライスワックス、キャンデリラワックスなどを挙げることができる。
トナー粒子中における離型剤の含有割合としては、結着樹脂100質量部に対して通常0.5〜25質量部とされ、好ましくは3〜15質量部とされる。
荷電制御剤としては、公知の種々の化合物を用いることができる。
トナー粒子中における荷電制御剤の含有割合としては、メイン樹脂とサブ樹脂の合計100質量部に対して通常0.1〜10質量部とされ、好ましくは0.5〜5質量部とされる。
この分散液混合工程においては、メイン樹脂微粒子の分散液(A)を例えばpH7.5〜11の弱アルカリ性に調整した状態において、当該メイン樹脂微粒子の分散液(A)に対してサブ樹脂微粒子の分散液(B)を加えることが好ましい。特に、サブ樹脂微粒子がカルボキシ変性スチレン−ジエン系共重合体からなるものである場合は、このようにすることが好ましい。
サブ樹脂微粒子の分散液(B)を弱アルカリ性に調整した凝集系に対して添加することにより、中性〜弱アルカリ性においてサブ樹脂微粒子を構成するカルボキシ変性スチレン−ジエン系共重合体におけるカルボキシル基が電離状態となり、当該サブ樹脂微粒子の分散の安定性が高い状態とされるために、所期の分散性でサブ樹脂微粒子によるドメインを形成することができる。なお、サブ樹脂微粒子の分散液(B)を例えば酸性の系に添加すると、凝集剤を添加しない状態および/または昇温していない状態において、サブ樹脂微粒子の凝集が開始されてしまう。また、サブ樹脂微粒子の分散液(B)を例えば強アルカリ性の系に添加すると、カルボキシル基が加水分解してしまう。
凝集系がこのような温度に維持されることにより、サブ樹脂微粒子が反応装置に接触しても付着が発生しにくく、また、サブ樹脂微粒子の電荷により分散安定性が高い状態とされ、反応残渣の発生を抑制することができるものと推察される。
界面活性剤は、メイン樹脂微粒子およびサブ樹脂微粒子の両方に容易に界面活性剤分子を作用させることができることから、メイン樹脂微粒子およびサブ樹脂微粒子の添加後の凝集系に追加することが好ましい。
また、ポリエチレンオキサイド、ポリプロピレンオキサイド、ポリプロピレンオキサイドとポリエチレンオキサイドの組み合わせ、ポリエチレングリコールと高級脂肪酸とのエステル、アルキルフェノールポリエチレンオキサイド、高級脂肪酸とポリエチレングリコールとのエステル、高級脂肪酸とポリプロピレノキサイドとのエステル、ソルビタンエステルなどのノニオン性界面活性剤も使用することができる。
以上の界面活性剤は、所望に応じて、1種または2種以上を組み合わせて使用することができる。
この塩析、凝集、融着工程においては、凝集剤を添加すると共に昇温することにより、凝集が開始される。
この塩析、凝集、融着工程において使用する凝集剤としては、例えばアルカリ金属塩およびアルカリ土類金属塩を挙げることができる。凝集剤を構成するアルカリ金属としては、リチウム、カリウム、ナトリウムなどが挙げられ、凝集剤を構成するアルカリ土類金属としては、マグネシウム、カルシウム、ストロンチウム、バリウムなどが挙げられる。これらのうち、カリウム、ナトリウム、マグネシウム、カルシウム、バリウムが好ましい。前記アルカリ金属またはアルカリ土類金属の対イオン(塩を構成する陰イオン)としては、塩化物イオン、臭化物イオン、ヨウ化物イオン、炭酸イオン、硫酸イオンなどが挙げられる。
これらの工程は、一般的に行われる公知の乳化重合凝集法における濾過、洗浄工程、乾燥工程、外添剤添加工程に従って行うことができる。
このトナー粒子の粒径は、例えば体積基準のメディアン径で3〜9μmであることが好ましく、更に好ましくは3〜8μmとされる。この粒径は、使用する凝集剤の濃度や有機溶媒の添加量、融着時間、重合体の組成によって制御することができる。
体積基準のメディアン径が上記の範囲にあることにより、転写効率が高くなってハーフトーンの画質が向上し、細線やドットなどの画質が向上する。
本発明に係るトナーは、このトナーを構成する個々のトナー粒子について、転写効率の向上の観点から、下記式(T)で示される平均円形度が0.930〜1.000であることが好ましく、より好ましくは0.950〜0.995である。
式(T):平均円形度=円相当径から求めた円の周囲長/粒子投影像の周囲長
さらに、軟化点温度は80〜110℃であることが好ましく、より好ましくは90〜105℃である。
また、トナーの軟化点温度は、以下のように測定されるものである。
まず、20℃、50%RHの環境下において、トナー1.1gをシャーレに入れ平らにならし、12時間以上放置した後、成型器「SSP−10A」(島津製作所製)によって3820kg/cm2 の力で30秒間加圧し、直径1cmの円柱型の成型サンプルを作成し、次いで、この成型サンプルを、24℃、50%RHの環境下において、フローテスター「CFT−500D」(島津製作所製)により、荷重196N(20kgf)、開始温度60℃、予熱時間300秒間、昇温速度6℃/分の条件で、円柱型ダイの穴(1mm径×1mm)より、直径1cmのピストンを用いて予熱終了時から押し出し、昇温法の溶融温度測定方法でオフセット値5mmの設定で測定したオフセット法温度Toffsetが、トナーの軟化点温度とされる。
上記のトナー粒子は、そのままトナーとして用いることができるが、流動性、帯電性、クリーニング性などを改良するために、当該トナー粒子に、いわゆる流動化剤、クリーニング助剤などの外添剤を添加した状態で使用してもよい。
流動化剤としては、例えば、シリカ、アルミナ、酸化チタン、酸化亜鉛、酸化鉄、酸化銅、酸化鉛、酸化アンチモン、酸化イットリウム、酸化マグネシウム、チタン酸バリウム、フェライト、ベンガラ、フッ化マグネシウム、炭化ケイ素、炭化ホウ素、窒化ケイ素、窒化ジルコニウム、マグネタイト、ステアリン酸マグネシウムなどよりなる無機微粒子などが挙げられる。
これら無機微粒子はシランカップリング剤やチタンカップリング剤、高級脂肪酸、シリコーンオイルなどによって、トナー粒子の表面への分散性向上、環境安定性向上のために、表面処理が行われていることが好ましい。
クリーニング助剤としては、例えば、ポリスチレン微粒子、ポリメチルメタクリレート微粒子などが挙げられる。
外添剤としては種々のものを組み合わせて使用してもよい。
これらの外添剤の添加量は、その合計の添加量がトナー中に好ましくは0.1〜20質量%とされる。
本発明に係るトナーは、磁性または非磁性の一成分現像剤として使用することもできるが、キャリアと混合して二成分現像剤として使用してもよい。本発明に係るトナーを二成分現像剤として使用する場合において、キャリアとしては、鉄、フェライト、マグネタイトなどの金属、それらの金属とアルミニウム、鉛などの金属との合金などの従来から公知の材料からなる磁性粒子を用いることができ、特にフェライト粒子が好ましい。また、キャリアとしては、磁性粒子の表面を樹脂などの被覆剤で被覆したコートキャリアや、バインダー樹脂中に磁性体微粉末を分散してなる分散型キャリアなど用いてもよい。
キャリアの体積基準のメディアン径としては15〜100μmであることが好ましく、更に好ましくは20〜80μmとされる。キャリアの体積基準のメディアン径は、代表的には湿式分散機を備えたレーザ回折式粒度分布測定装置「ヘロス(HELOS)」(シンパティック(SYMPATEC)社製)により測定することができる。
以上のトナーは、一般的な電子写真方式の画像形成方法に用いることができる。
すなわち、本発明に係る製造方法によれば、メイン樹脂およびサブ樹脂のガラス転移点(Tg)がそれぞれ特定の範囲に設定されると共に、メイン樹脂によるメイン樹脂微粒子と、サブ樹脂によるサブ樹脂微粒子の体積基準のメディアン径がそれぞれ特定の範囲に設定された状態でこれらが凝集されることにより、スチレン−ジエン系共重合体がメイン樹脂中に特定の大きさのドメインを形成した状態のトナー粒子が得られるものと推察される。そして、ゴム成分であるスチレン−ジエン系共重合体のドメインが特定の大きさで微分散されることによってマトリクスであるメイン樹脂との接触面積が大きなものとなり、その結果、特定のスチレン−ジエン系共重合体による弾性が有効に発揮されるものと考えられる。
撹拌装置、温度センサー、冷却管、窒素導入装置を取り付けた反応容器に、ドデシル硫酸ナトリウム8質量部およびイオン交換水3000質量部を添加し、窒素気流下230rpmの撹拌速度で撹拌しながら内温を80℃に昇温した。昇温後、過硫酸カリウム10質量部をイオン交換水200質量部に溶解させてなる重合開始剤溶液を添加し、液温を80℃に調整した。
次いで、
スチレン 480質量部
n−ブチルアクリレート 250質量部
メタクリル酸 68質量部
n−オクチル−3−メルカプトプロピオネート 16質量部
よりなる重合性単量体混合液を反応容器に1時間かけて滴下後、80℃にて2時間加熱、撹拌して重合を行い、樹脂微粒子(1H)の分散液を調製した。
スチレン 245質量部
n−ブチルアクリレート 120質量部
n−オクチル−3−メルカプトプロピオネート 1.5質量部
ポリエチレンワックス(融点81℃) 190質量部
よりなる重合性単量体混合液をそのまま添加し、循環経路を有する機械式分散機「CLEAMIX」(エム・テクニック(株)製)を用いて1時間混合分散させて乳化粒子(油滴)を含有する分散液を調製した。
次いで、この分散液に、過硫酸カリウム6質量部をイオン交換水200質量部に溶解させてなる重合開始剤溶液を添加し、82℃の温度下で1時間加熱撹拌して重合を行い、樹脂微粒子(1HM)の分散液を調製した。
スチレン 435質量部
n−ブチルアクリレート 130質量部
メタクリル酸 33質量部
n−オクチル−3−メルカプトプロピオネート 8質量部
よりなる重合性単量体溶液を、1時間かけて滴下した。滴下終了後、2時間にわたって加熱撹拌することにより重合を行った後、28℃まで冷却することにより、メイン樹脂微粒子〔A〕の分散液を得た。
得られたメイン樹脂微粒子〔A〕の分散液について、メイン樹脂微粒子〔A〕のガラス転移点(Tg)、メイン樹脂微粒子〔A〕の体積基準のメディアン径を、以下の方法によって測定したところ、ガラス転移点(Tg)が37℃であり、体積基準のメディアン径が132nmであった。
メイン樹脂微粒子〔A〕の分散液を凍結乾燥させたものを測定試料(メイン樹脂微粒子)として、上述のように測定した。
メイン樹脂微粒子〔A〕の分散液を測定試料として、上述のように測定した。
耐圧容器に、重合性単量体としてブタジエン80質量部、スチレン18質量部、アクリル酸2質量部を仕込み、さらにイオン交換水150質量部、1,1−ジフェニルエチレン0.3質量部、t−ドデシルメルカプタン1質量部、ドデシルベンゼンスルホン酸ナトリウム0.2質量部、過硫酸カリウム1質量部を仕込んだ後、窒素雰囲気中において温度70℃で2時間重合を行い、その後、重合を完結させるため、さらに3時間反応を継続して重合を終了させることにより、サブ樹脂微粒子〔B1〕が分散されたラテックス〔LxB1〕を調製した。
得られたラテックス〔LxB1〕について、サブ樹脂微粒子〔B1〕のガラス転移点(Tg)、サブ樹脂微粒子〔B1〕の体積基準のメディアン径(D50)、サブ樹脂微粒子〔B1〕のトルエン不溶分を、以下の方法によって測定した。結果を表1に示す。
測定試料をサブ樹脂微粒子〔B1〕の分散液を凍結乾燥させたものに変更すると共に、測定温度を0〜200℃から−120〜100℃に変更したことの他は同様にして測定した。
メイン樹脂微粒子〔A〕の分散液を測定試料として、上述のように測定した。
ラテックス〔LxB1〕のpHを7.5に調整した後、この共重合体ラテックスを撹拌下のイソプロパノール中に添加して凝固させ、この凝固物を洗浄、乾燥した後、所定量(約0.03g)の試料を所定量(約100mL)のトルエンに20時間浸漬し、その後、120メッシュの金網で濾過し、得られる残存固形分の試料に対する質量%を算出した。
サブ樹脂微粒子の分散液の調製例1において、下記表1の処方に従って、添加する重合性単量体の種類および/または添加量、および/またはドデシルベンゼンスルホン酸ナトリウムの添加量を変更したことの他は同様にして、それぞれ、サブ樹脂微粒子〔B2〕〜〔B10〕が分散されたラテックス〔LxB2〕〜〔LxB10〕を調製した。
得られたラテックス〔LxB2〕〜〔LxB10〕について、それぞれ、ガラス転移点(Tg)、サブ樹脂微粒子〔B2〕〜〔B10〕の体積基準のメディアン径、サブ樹脂微粒子〔B2〕〜〔B10〕のトルエン不溶分を、上記の方法によって測定した。結果を表1に示す。
なお、サブ樹脂微粒子〔B1〕〜〔B6〕が本発明に係るものであり、サブ樹脂微粒子〔B7〕〜〔B10〕は比較用のものである。
ドデシル硫酸ナトリウム90質量部をイオン交換水1600質量部に添加した溶液を撹拌しながら、カーボンブラック「リーガル330R」(キャボット社製)420質量部を徐々に添加し、次いで、撹拌装置「クレアミックス」(エム・テクニック(株)製)を用いて分散処理することにより、着色剤微粒子分散液〔1〕を調製した。
この着色剤微粒子分散液〔1〕における着色剤微粒子の粒子径を、電気泳動光散乱光度計「ELS−800(大塚電子社製)」を用いて測定したところ、110nmであった。
〔トナーの製造例1〕
撹拌装置、温度センサー、冷却管、窒素導入装置を取り付けた反応容器に、メイン樹脂微粒子〔A〕の分散液278質量部(固形分換算)およびイオン交換水1400質量部を入れ、5モル/リットルの水酸化ナトリウム水溶液を添加してpHを10に調整した後、サブ樹脂微粒子〔B1〕が分散されたラテックス〔LxB1〕12質量部(固形分換算)を添加し、次いで、ポリオキシエチレン(2)ドデシルエーテル硫酸ナトリウム3質量部をイオン交換水120質量部に添加した水溶液123質量部を入れ、さらに、着色剤微粒子分散液〔1〕120質量部を添加し、再度5モル/リットルの水酸化ナトリウム水溶液を添加してpHを10に調整した後、液温を30℃に調整した。
次に、凝集剤として塩化マグネシウム35質量部をイオン交換水35質量部に溶解させた30℃の水溶液を、撹拌状態にある反応系中に10分間かけて添加した。そして、添加後3分経過してから昇温を開始し、反応系を60分間かけて90℃まで昇温し、凝集を進行させた。凝集により形成される凝集粒子の大きさを「マルチサイザー3」(ベックマン・コールター社製)によって測定しながら、体積基準のメディアン径(D50)が6.5μmになった時点で、20%塩化ナトリウム水溶液750質量部を添加して粒子成長を停止させた後、液温を98℃にして撹拌を継続し、フロー式粒子像分析装置「FPIA−2100」(シスメックス社製)によって凝集粒子の平均円形度を観察しながら、凝集した微粒子の融着を進行させ、平均円形度が0.965になった後、液温を30℃まで冷却し、会合液〔1〕を得た。
この会合液〔1〕を遠心脱水機を用いて固液分離した。次いでトナー粒子からなる固形物をフラッシュジェットドライヤーにより水分量0.2%まで乾燥させることにより、トナー母体〔1〕を得た。
このトナー母体〔1〕100質量部に、一次平均粒子径が12nmであるヒュームドシリカ0.8質量部を、ヘンシェルミキサーにて混合する外添剤処理を行うことにより、トナー〔1〕を得た。混合条件は、水冷により20〜30℃の範囲に維持しながら、撹拌翼の周速が24m/秒にて撹拌力で20分間とした。
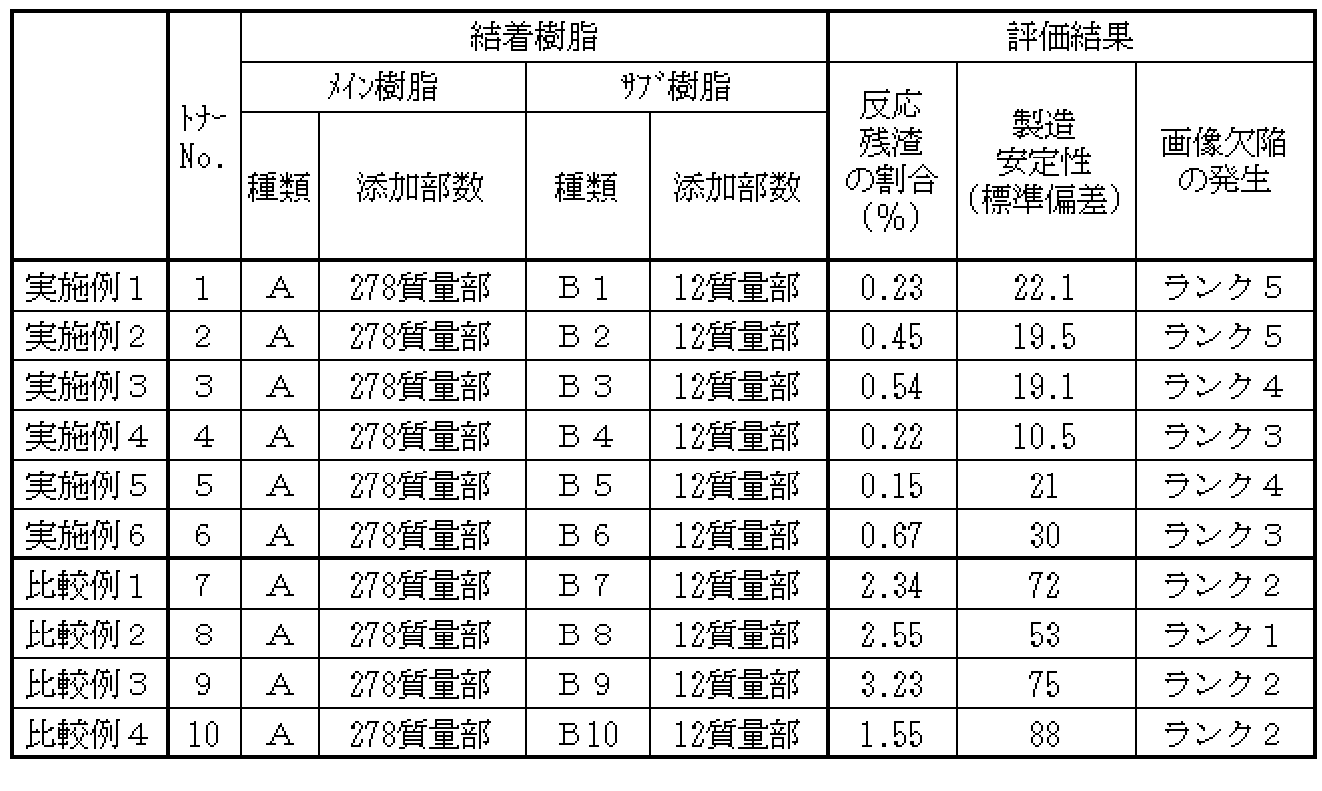
トナーの製造例1において、メイン樹脂微粒子の添加量、並びにサブ樹脂微粒子の種類および添加量を表2に従って変更したことの他は同様にして、会合液〔2〕〜〔10〕によるトナー〔2〕〜〔10〕を得た。
なお、トナー〔1〕〜〔6〕が本発明に係るものであり、トナー〔7〕〜〔10〕が比較用のものである。
会合液〔1〕〜〔10〕について、それぞれを目開き150μmの篩に通し、通し終わった篩を軽く水洗いした後、室温で12時間放置して乾燥させ、篩に付着した反応残渣の量を下記式(1)に従って計量し、下記式(2)に従って残反応渣の割合を算出した。結果を表2に示す。
式(1):反応残渣の量(g)=(乾燥後の篩の質量)−(事前に計っておいた乾燥時の篩の質量)
式(2):反応残渣の割合(%)={反応残渣の量(g)/会合液における固形分の質量(g)}×100
なお、反応残渣の割合が1%未満である場合に、量産可能な生産性および製造安定性が得られると判断される。
それぞれのトナーの製造例1〜11に従って、同処方で会合液の作製を10回ずつ行い、凝集剤(塩化マグネシウム)を添加した時点から平均円形度が0.965になった時点までの所要時間を分単位で測定し、所要時間の標準偏差を算出した。結果を表2に示す。
なお、標準偏差が30以下である場合に、高い製造安定性が得られると判断される。
トナー〔1〕〜〔10〕について、市販の複写機「bizhub 751」(コニカミノルタビジネステクノロジーズ社製)にトナーを搭載し、A3サイズの画像支持体を用いてベタ黒画像を形成したテスト画像を得、このテスト画像における転写抜け、具体的には0.1mm以上の白点状画像欠陥の数を計数し、下記の評価基準に従って評価した。結果を表2に示す。
なお、ランク3以上である場合に実用上問題がないと判断される。
−評価基準−
ランク5:画像欠陥がまったくない
ランク4:画像欠陥がA3全域で1〜2個
ランク3:画像欠陥がA3全域で3〜5個
ランク2:画像欠陥がA3全域で6〜20個
ランク1:画像欠陥がA3全域で21個以上
Claims (4)
- ガラス転移点(Tg)が33℃〜58℃である第1の樹脂、ガラス転移点(Tg)が−70℃〜+30℃であるスチレン−ジエン系共重合体よりなる第2の樹脂および着色剤を含有するトナー粒子からなる静電荷像現像用トナーを製造する方法であって、
水系媒体中に、前記第1の樹脂からなる体積基準のメディアン径が75〜300nmである第1樹脂微粒子が分散されてなる分散液(A)と、
水系媒体中に、前記第2の樹脂からなる体積基準のメディアン径が75〜250nmである第2樹脂微粒子が分散されてなる分散液(B)と、
水系媒体中に、着色剤の微粒子が分散されてなる分散液(C)と
を混合した後、前記第1樹脂微粒子、前記第2樹脂微粒子および前記着色剤の微粒子を凝集させることによりトナー粒子を形成する工程を経ることを特徴とする静電荷像現像用トナーの製造方法。 - 前記第2の樹脂の含有量が、前記第1の樹脂および前記第2の樹脂の合計の2〜15質量%であることを特徴とする請求項1に記載の静電荷像現像用トナーの製造方法。
- 前記分散液(B)における第2樹脂微粒子を構成する第2の樹脂が、カルボキシ変性スチレン−ジエン系共重合体であることを特徴とする請求項1または請求項2に記載の静電荷像現像用トナーの製造方法。
- 前記第2の樹脂を構成するスチレン−ジエン系共重合体が、スチレン−ブタジエン共重合体であることを特徴とする請求項1〜請求項3のいずれかに記載の静電荷像現像用トナーの製造方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2010109832A JP5418396B2 (ja) | 2010-05-12 | 2010-05-12 | 静電荷像現像用トナーの製造方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2010109832A JP5418396B2 (ja) | 2010-05-12 | 2010-05-12 | 静電荷像現像用トナーの製造方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2011237651A true JP2011237651A (ja) | 2011-11-24 |
| JP5418396B2 JP5418396B2 (ja) | 2014-02-19 |
Family
ID=45325684
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2010109832A Expired - Fee Related JP5418396B2 (ja) | 2010-05-12 | 2010-05-12 | 静電荷像現像用トナーの製造方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP5418396B2 (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2021071718A (ja) * | 2019-10-30 | 2021-05-06 | 株式会社リコー | トナー、トナーセット、トナー収容ユニット、画像形成装置、及び画像形成方法 |
Citations (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH02256064A (ja) * | 1979-02-22 | 1990-10-16 | Fuji Xerox Co Ltd | 一成分磁性トナーの製造方法 |
| JPH0380260A (ja) * | 1989-08-24 | 1991-04-05 | Sanyo Chem Ind Ltd | 電子写真用トナー用樹脂組成物 |
| JPH04226473A (ja) * | 1990-06-25 | 1992-08-17 | Mitsui Toatsu Chem Inc | 電子写真用トナー組成物 |
| JPH04366176A (ja) * | 1991-06-13 | 1992-12-18 | Canon Inc | 加熱定着用トナー及び樹脂組成物 |
| JPH05188636A (ja) * | 1991-07-01 | 1993-07-30 | Xerox Corp | 相溶剤を含むトナー組成物 |
| JPH11258852A (ja) * | 1998-01-13 | 1999-09-24 | Xerox Corp | トナ―組成物及びその調製方法 |
| JP2005274617A (ja) * | 2004-03-22 | 2005-10-06 | Fuji Xerox Co Ltd | 電子写真用トナーおよびその製造方法、並びに、画像形成方法 |
| JP2007133308A (ja) * | 2005-11-14 | 2007-05-31 | Konica Minolta Business Technologies Inc | 電子写真用トナー、電子写真用トナーの製造方法、画像形成方法 |
| JP2008065336A (ja) * | 2006-09-07 | 2008-03-21 | Xerox Corp | トナー組成物及びその製造方法 |
| JP2009244857A (ja) * | 2008-03-10 | 2009-10-22 | Fuji Xerox Co Ltd | 圧力定着用静電荷像現像用トナー及びその製造方法、静電荷像現像剤、画像形成方法、並びに、画像形成装置 |
-
2010
- 2010-05-12 JP JP2010109832A patent/JP5418396B2/ja not_active Expired - Fee Related
Patent Citations (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH02256064A (ja) * | 1979-02-22 | 1990-10-16 | Fuji Xerox Co Ltd | 一成分磁性トナーの製造方法 |
| JPH0380260A (ja) * | 1989-08-24 | 1991-04-05 | Sanyo Chem Ind Ltd | 電子写真用トナー用樹脂組成物 |
| JPH04226473A (ja) * | 1990-06-25 | 1992-08-17 | Mitsui Toatsu Chem Inc | 電子写真用トナー組成物 |
| JPH04366176A (ja) * | 1991-06-13 | 1992-12-18 | Canon Inc | 加熱定着用トナー及び樹脂組成物 |
| JPH05188636A (ja) * | 1991-07-01 | 1993-07-30 | Xerox Corp | 相溶剤を含むトナー組成物 |
| JPH11258852A (ja) * | 1998-01-13 | 1999-09-24 | Xerox Corp | トナ―組成物及びその調製方法 |
| JP2005274617A (ja) * | 2004-03-22 | 2005-10-06 | Fuji Xerox Co Ltd | 電子写真用トナーおよびその製造方法、並びに、画像形成方法 |
| JP2007133308A (ja) * | 2005-11-14 | 2007-05-31 | Konica Minolta Business Technologies Inc | 電子写真用トナー、電子写真用トナーの製造方法、画像形成方法 |
| JP2008065336A (ja) * | 2006-09-07 | 2008-03-21 | Xerox Corp | トナー組成物及びその製造方法 |
| JP2009244857A (ja) * | 2008-03-10 | 2009-10-22 | Fuji Xerox Co Ltd | 圧力定着用静電荷像現像用トナー及びその製造方法、静電荷像現像剤、画像形成方法、並びに、画像形成装置 |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2021071718A (ja) * | 2019-10-30 | 2021-05-06 | 株式会社リコー | トナー、トナーセット、トナー収容ユニット、画像形成装置、及び画像形成方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| JP5418396B2 (ja) | 2014-02-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP5807375B2 (ja) | 静電荷像現像用トナー | |
| JP5673196B2 (ja) | 静電潜像現像用トナーの製造方法 | |
| CN103109238B (zh) | 调色剂 | |
| JP5893274B2 (ja) | トナー | |
| JP5983650B2 (ja) | 静電荷像現像用トナー | |
| JP6123762B2 (ja) | 静電荷像現像用トナーおよびその製造方法 | |
| JP5849992B2 (ja) | 静電荷像現像用トナーおよびその製造方法 | |
| JP5580560B2 (ja) | トナー組成物 | |
| JP6090067B2 (ja) | 静電荷像現像用トナー | |
| JP2014186194A (ja) | 静電荷像現像用トナー | |
| JP5359752B2 (ja) | 重合トナーの製造方法 | |
| JP2010282146A (ja) | トナー | |
| JP6525739B2 (ja) | 磁性トナー | |
| JP5418396B2 (ja) | 静電荷像現像用トナーの製造方法 | |
| JP5853796B2 (ja) | 静電荷像現像用トナーおよびその製造方法 | |
| JP5414339B2 (ja) | トナー及び該トナーの製造方法 | |
| JP2007147781A (ja) | 静電荷像現像用トナー、静電荷像現像用トナーの製造方法、静電荷像現像用現像剤 | |
| JP2005099535A (ja) | 静電荷像現像用トナー | |
| JP6048316B2 (ja) | 静電荷像現像用トナー | |
| JP6201448B2 (ja) | 静電荷像現像用トナー | |
| JP2013061384A (ja) | トナー粒子の製造方法 | |
| JP2012113123A (ja) | 静電荷像現像用黒トナーおよびその製造方法 | |
| JP2009300851A (ja) | 静電荷像現像用トナー | |
| JP2015143851A (ja) | 静電荷像現像用トナー | |
| JP6245000B2 (ja) | 静電荷像現像用トナー |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20121113 |
|
| A711 | Notification of change in applicant |
Free format text: JAPANESE INTERMEDIATE CODE: A712 Effective date: 20130417 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20131016 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20131022 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20131104 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 5418396 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| LAPS | Cancellation because of no payment of annual fees |