JP2017206529A - タンパク質精製におけるウイルス除去の改良方法 - Google Patents

タンパク質精製におけるウイルス除去の改良方法 Download PDF

Info

Publication number
JP2017206529A
JP2017206529A JP2017121588A JP2017121588A JP2017206529A JP 2017206529 A JP2017206529 A JP 2017206529A JP 2017121588 A JP2017121588 A JP 2017121588A JP 2017121588 A JP2017121588 A JP 2017121588A JP 2017206529 A JP2017206529 A JP 2017206529A
Authority
JP
Japan
Prior art keywords
antibody
protein
antibodies
virus
filter
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Pending
Application number
JP2017121588A
Other languages
English (en)
Other versions
JP2017206529A5 (ja
Inventor
アミト メータ,
Mehta Amit
アミト メータ,
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Genentech Inc
Original Assignee
Genentech Inc
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Family has litigation
First worldwide family litigation filed litigation Critical https://patents.darts-ip.com/?family=42985499&utm_source=google_patent&utm_medium=platform_link&utm_campaign=public_patent_search&patent=JP2017206529(A) "Global patent litigation dataset” by Darts-ip is licensed under a Creative Commons Attribution 4.0 International License.
Application filed by Genentech Inc filed Critical Genentech Inc
Publication of JP2017206529A publication Critical patent/JP2017206529A/ja
Publication of JP2017206529A5 publication Critical patent/JP2017206529A5/ja
Pending legal-status Critical Current

Links

Images

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
    • C07K16/06—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies from serum
    • C07K16/065—Purification, fragmentation
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
    • C07K1/14—Extraction; Separation; Purification
    • C07K1/36—Extraction; Separation; Purification by a combination of two or more processes of different types
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P13/00—Drugs for disorders of the urinary system
    • A61P13/08—Drugs for disorders of the urinary system of the prostate
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P35/00—Antineoplastic agents
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P37/00—Drugs for immunological or allergic disorders
    • A61P37/02—Immunomodulators
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
    • C07K1/14—Extraction; Separation; Purification
    • C07K1/16—Extraction; Separation; Purification by chromatography
    • C07K1/18—Ion-exchange chromatography
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
    • C07K1/14—Extraction; Separation; Purification
    • C07K1/34—Extraction; Separation; Purification by filtration, ultrafiltration or reverse osmosis
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
    • C07K16/06—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies from serum
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07K—PEPTIDES
    • C07K16/00—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies
    • C07K16/18—Immunoglobulins [IG], e.g. monoclonal or polyclonal antibodies against material from animals or humans

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Health & Medical Sciences (AREA)
  • General Health & Medical Sciences (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • Medicinal Chemistry (AREA)
  • Biochemistry (AREA)
  • Biophysics (AREA)
  • Genetics & Genomics (AREA)
  • Molecular Biology (AREA)
  • Proteomics, Peptides & Aminoacids (AREA)
  • Analytical Chemistry (AREA)
  • Immunology (AREA)
  • Engineering & Computer Science (AREA)
  • Water Supply & Treatment (AREA)
  • Animal Behavior & Ethology (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • General Chemical & Material Sciences (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Veterinary Medicine (AREA)
  • Public Health (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Urology & Nephrology (AREA)
  • Peptides Or Proteins (AREA)
  • Medicines Containing Antibodies Or Antigens For Use As Internal Diagnostic Agents (AREA)
  • Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
  • Micro-Organisms Or Cultivation Processes Thereof (AREA)
  • Preparation Of Compounds By Using Micro-Organisms (AREA)

Abstract

【課題】前濾過工程における内毒素除去と陽イオン交換媒体の併用により、ウイルスフィルターの濾過容量を増大するための方法の提供。【解決手段】タンパク質精製中のウイルスフィルターの濾過容量の改良方法であって、精製されるべきタンパク質を含む組成物を、同時に又はいずれかの順序で、陽イオン交換ステップ及び内毒素除去ステップに付した後、前記ウイルスフィルターに通すことを包含する方法。前記ウイルスフィルターの孔サイズが直径約15〜100nm、好ましくは約15〜約30nm、特に好ましくは約20nmである、方法。【選択図】なし

Description

本発明は、タンパク質精製の分野からである。特に本発明は、前濾過工程における内毒素除去と陽イオン交換媒体の併用により、ウイルスフィルターの濾過容量を増大するための方法に関する。
哺乳類細胞株は、適正タンパク質フォールディングおよび翻訳後修飾、例えばグリコシル化に関するそれらの能力のために、組換えタンパク質治療薬の産生のための第一選択肢になっている(Chu and Robinson Current Opinion in Biotechnology 12:180 ‐ 187, 2001)。しかしながら、これらの細胞株は、レトロウイルス様粒子を含有し(Lieber et al. Science 182:56 ‐ 59, 1973; Lubiniecki et al. Dev Biol Stand 70:187 ‐ 191, 1989)、潜在的アデノウイルス汚染の危険を有する(Garnick, Dev Biol Stand. Basel: Karger 93:21 ‐ 29, 1998)ことも知られている。組換えタンパク質薬剤を製造するバイオ製薬産業は良好な安全記録を有するが、一方、血液ならびに血漿由来の血液製品によるウイルス感染が過去に発生している(Brown, Dev. Biol. Stand. 81, 1993; Thomas, Lancet 343:1583-1584, 1994)。組換えタンパク質産生中のウイルス汚染の危険を軽減するために、下流精製工程は、内因性および外因性ウイルスを除去する工程段階を包含するよう設計される。ウイルス不活性化か工程供給流からのウイルス除去のいずれかを提供するいくつかの工程段階の組合せにより、適切なウイルス排除が得られる。ウイルス不活性化は低pHでのインキュベーション、熱処理および洗剤といったような技法を用いて達成されるが、一方、ウイルス除去は、典型的には、クロマトグラフィーおよび濾過を用いて実施される(Curtis et al., Biotechnology and Bioengineering 84(2):179 ‐ 186, 2003)。
実効電荷のような物理化学的特性に基づいてウイルスを除去するクロマトグラフィー媒体と違って、ウイルス濾過はサイズ排除によりウイルスを除去し、したがってより強力な技法と考えられる。今までのところ、哺乳類細胞培養由来のバイオ治療薬の下流精製中のウイルス濾過の使用は、60nm未満の公称孔サイズを有する高処理量膜の欠如のために、レトロウイルス(直径80〜100nm)の除去に限定されている。
膜技術の近年の進歩は、20nmの公称孔サイズを有する高処理量膜の製造を可能にした。これらのウイルスフィルターは、パルボウイルス(直径18〜26nm)に対して保持性であり、160kD(約8nm)という大きさであるタンパク質、例えばモノクローナル抗体(mAb)の通過を可能にする。
パルボウイルスフィルターに伴う高選択性および高処理量は、微細孔基材上に薄い保持膜を成型することにより達成される。薄い保持層は、タンパク質およびウイルスの非常に精密な分離を可能にするものの、それは、工程供給流中の不純物による付着を受け易くもあり、フィルター能力および流量が低下する。ウイルスフィルターの汚損は、タンパク質凝集物および変性タンパク質のような夾雑物のせいである。BohonakとZydney(Bohonak and Zydney, Journal of Membrane Science 254(1-2):71-79, 2005)は、フィルター能力の損失がケーク形成または孔遮断のためであり得る、ということを示した。他の近年の報告(Bolton et al., Biotechnol. Appl. Biochem. 43:55-63, 2006; Levy et al., Filtration in the Biopharamaceutical Industry. (Meltzer, T.H. and Jornitz, M.W., eds.) pp. 619-646, Marcel Dekker, New York, 1998)は、フィルター汚損を孔壁への不純物の吸着のせいであると考えた。いくつかの出版物(Bolton et al., Biotechnology and Applied Biochemistry 42:133-142, 2005;Hirasaki et al., Polymer Journal 26(11):1244-1256, 1994;Omar and Kempf, Transfusion 42(8):1005-1010, 2002)は、フィルター能力の低減または孔の閉塞がウイルス保持を数桁減少して、ユニット操作の頑健性に影響を及ぼし得る、ということも実証している。
したがって多数の近年の研究は、工程供給流からの汚損物を除去して、ウイルスフィルター汚損を最小限にし、そして高能力、高処理量および頑健なウイルス保持を保証するための前置フィルターの特定に集中してきた。Bolton等(Bolton et al. 2006)は、前置フィルターとしていくつかの膜を試験することを含む徹底的な研究を実施して、前置フィルターとしてViresolve(商標)深層フィルターを用いることにより、正常流動パルボウイルス(NFP)膜の能力を、ほとんど一桁増大することが可能である、ということを実証した。Brown等(Brown et al. 2008, Use of Charged Membranes to Identify Soluble Protein Foulants in order to Facilitate Parvovirus Filtration. IBC’s 20th Antibody Development and Production, San Diego, CA)は、パルボウイルス保持フィルターに対する前置フィルターとしての強力な陽イオン交換膜吸着装置を評価して、ウイルスフィルターの能力が11の異なるmAb流に関して数倍増大され得る、ということを示した。陽イオン交換膜吸着装置は競合的吸着により供給流から大分子量(約600−1500kD)タンパク質凝集物を除去して、ウイルスフィルターが詰まらないようにする、と本著者等は仮定した。米国特許第7,118,675号(Siwak等)は、タンパク質溶液からタンパク質凝集物を除去してウイルスフィルターの汚損を防止するために電荷修正膜を利用する工程を記載する。
本発明は、少なくとも一部は、パルボウイルスフィルターの汚損が文献に記述されたもの以外の不純物のためであり得るし、ウイルス濾過容量を改良するためにはより包括的な前濾過解決策が必要とされる、という実験知見に基づいている。したがって、本発明は、文献に記述される最良の前濾過アプローチ(陽イオン交換膜吸着装置)より大幅に良好に機能する新規の前濾過解決策を提供する。
一態様では、本発明は、タンパク質精製中のウイルスフィルターの濾過容量の改良方法であって、精製されるべきタンパク質を含む組成物を、いずれかの順序で、陽イオン交換ステップおよび内毒素除去ステップに付した後、上記ウイルスフィルターに通すことを包含する方法に関する。
一実施形態では、ウイルスフィルターの孔サイズは直径約15〜約100nmである。
別の実施形態では、ウイルスフィルターの孔サイズは直径約15〜約30nmである。
さらに別の実施形態では、ウイルスフィルターの孔サイズは約20nmである。
さらなる実施形態では、除去されるべきウイルスはパルボウイルスである。
さらなる実施形態では、パルボウイルスの直径は約18〜約26nmである。
異なる一実施形態では、タンパク質は抗体または抗体断片、例えば組換えDNA技術により産生される抗体またはその断片である。
別の実施形態では、抗体は治療用抗体である。
さらに別の実施形態では、組換え抗体または抗体断片は哺乳動物宿主細胞、例えばチャイニーズハムスター卵巣(CHO)細胞中で産生される。
さらなる実施形態では、精製されるべきタンパク質を含む組成物は、先ず陽イオン交換ステップに、その後、内毒素除去ステップに付された後に、ウイルス濾過される。
さらなる実施形態では、精製されるべきタンパク質を含む組成物は、先ず内毒素除去ステップに、その後、陽イオン交換ステップに付された後に、ウイルス濾過される。
別の実施形態では、精製されるべきタンパク質を含む組成物は、単一モジュールで2つの媒体を一緒に保持することにより、陽イオン交換ステップおよび内毒素除去ステップに同時に付された後に、ウイルス濾過される。
さらに別の実施形態では、内毒素除去ステップ直後にウイルス濾過がなされる。
さらなる実施形態では、陽イオン交換ステップ直後にウイルス濾過がなされる。
異なる一実施形態では、ウイルス濾過はpH約4〜約10で実施される。
別の実施形態では、精製されるべき組成物中のタンパク質濃度は約1〜40g/Lである。
さらに別の実施形態では、精製されるべき抗体は、HER1(EGFR)、HER2、HER3、HER4、VEGF、CD20、CD22、CD11a、CD11b、CD11c、CD18、ICAM、VLA−4、VCAM、IL−17Aおよび/またはF、IgE、DR5、CD40、Apo2L/TRAIL、EGFL7、NRP1、有糸分裂活性化プロテインキナーゼ(MAPK)およびD因子からなる群から選択される1つ以上の抗原に対するものである。
さらなる実施形態では、抗体は、抗エストロゲン受容体抗体、抗プロゲステロン受容体抗体、抗p53抗体、抗カテプシンD抗体、抗Bcl−2抗体、抗E−カドヘリン抗体、抗CA125抗体、抗CA15−3抗体、抗CA19−9抗体、抗c−erbB−2抗体、抗P−糖タンパク質抗体、抗CEA抗体、抗網膜芽細胞腫タンパク質抗体、抗ras腫瘍性タンパク質抗体、抗ルイスX抗体、抗Ki−67抗体、抗PCNA抗体、抗CD3抗体、抗CD4抗体、抗CD5抗体、抗CD7抗体、抗CD8抗体、抗CD9/p24抗体、抗CD10抗体、抗CD11c抗体、抗CD13抗体、抗CD14抗体、抗CD15抗体、抗CD19抗体、抗CD23抗体、抗CD30抗体、抗CD31抗体、抗CD33抗体、抗CD34抗体、抗CD35抗体、抗CD38抗体、抗CD41抗体、抗LCA/CD45抗体、抗CD45RO抗体、抗CD45RA抗体、抗CD39抗体、抗CD100抗体、抗CD95/Fas抗体、抗CD99抗体、抗CD106抗体、抗ユビキチン抗体、抗CD71抗体、抗c−myc抗体、抗サイトケラチン抗体、抗ビメンチン抗体、抗HPVタンパク質抗体、抗カッパ軽鎖抗体、抗ラムダ軽鎖抗体、抗メラノソーム抗体、抗前立腺特異的抗原抗体、抗S−100抗体、抗タウ抗原抗体、抗フィブリン抗体、抗ケラチン抗体および抗Tn−抗原抗体からなる群から選択される。
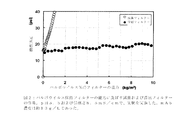
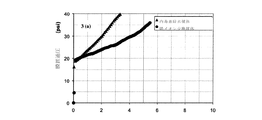
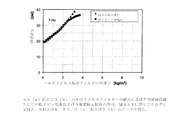
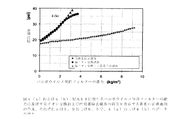
ウイルス濾過試験のために用いられる実験準備の模式図である。 Viresolve Proパルボウイルス保持フィルターの能力に及ぼす滅菌および深層フィルターの作用を示す図である。pH5.5および伝導度8.5mS/cmで、実験を実施した。mAb濃度は約13g/Lであった。 Viresolve Proパルボウイルスフィルターの能力に及ぼす前置フィルターとしての陽イオン交換および内毒素除去膜吸着装置の作用を示す図である。MAb1に関してそれぞれpH5.0および6.5で、3(a)および3(b)のデータを得た。 Viresolve Proパルボウイルスフィルターの能力に及ぼす前置フィルターとしての陽イオン交換および内毒素除去膜吸着装置の作用を示す図である。MAb1に関してそれぞれpH5.0および6.5で、3(a)および3(b)のデータを得た。 MAb1に関するViresolve Proパルボウイルス保持フィルターの能力に及ぼす陽イオン交換および内毒素除去膜吸着装置の両方を含有する新規の前濾過列の作用を示す図である。それぞれpH5.0および6.5で、4(a)および4(b)のデータを得た。 MAb1に関するViresolve Proパルボウイルス保持フィルターの能力に及ぼす陽イオン交換および内毒素除去膜吸着装置の両方を含有する新規の前濾過列の作用を示す図である。それぞれpH5.0および6.5で、4(a)および4(b)のデータを得た。 MAb2に関するパルボウイルス保持フィルターの能力に及ぼす、陽イオン交換前濾過媒体と比較した場合の、陽イオン交換および内毒素除去膜吸着装置の両方を含有する新規の前濾過列の作用を示す図である。
I. 定義
「タンパク質」とは、その鎖長が高レベルの三次および/または四次構造を作り出すのに十分であるアミノ酸の配列を意味する。したがって、タンパク質は、同様にアミノ酸ベースの分子ではあるがこのような構造を有さない「ペプチド」と区別される。典型的には、本明細書中で用いるためのタンパク質は、少なくとも約15〜20kD、好ましくは少なくとも約20kDの分子量を有する。
本明細書中の定義内に包含されるタンパク質の例としては、哺乳類タンパク質、例えば、CD4、インテグリンおよびそれらのサブユニット、例えばベータ7、成長ホルモン、例えばヒト成長ホルモンおよびウシ成長ホルモン;成長ホルモン放出因子;上皮小体ホルモン;甲状腺刺激ホルモン;リポタンパク質;α−1−抗トリプシン;インスリンA−鎖;インスリンB−鎖;プロインスリン;濾胞刺激ホルモン;カルシトニン;黄体形成ホルモン;グルカゴン;凝固因子、例えばVIIIC因子、IX因子、組織因子およびフォン・ウィルブランド因子;抗凝固因子、例えばプロテインC;心房ナトリウム利尿因子;肺界面活性剤;プラスミノーゲン活性化剤、例えばウロキナーゼまたは組織型プラスミノーゲン活性化剤(t−PA、例えばアクチベース(登録商標)、TNKアーゼ(登録商標)、レテベース(登録商標));ボンバジン;トロンビン;腫瘍壊死因子αおよびβ;エンケファリナーゼ;RANTES(regulated on activation normally T−Cell expressed and secreted(活性化時に調節され、正常T細胞により発現され、分泌される));ヒトマクロファージ炎症タンパク質(MIP−1−α);血清アルブミン、例えばヒト血清アルブミン;ミュラー抑制物質;マウスゴナドトロピン関連ペプチド;DNアーゼ;インヒビン;アクチビン;血管内皮成長因子(VEGF);IgE、ホルモンまたは成長因子のための受容体;インテグリン;プロテインAまたはD;リウマチ因子;神経栄養因子、例えば骨由来神経栄養因子(BDNF)、ニューロトロフィン−3、−4、−5または−6(NT−3、NT−4、NT−5またはNT−6)、あるいは神経成長因子、例えばNGF−β;血小板由来成長因子(PDGF);繊維芽細胞成長因子、例えばaFGFおよびbFGF;上皮細胞成長因子(EGF);形質転換成長因子(TGF)、例えばTGF−αおよびTGF−β、例えばTGF−β1、TGF−β2、TGF−β3、TGF−β4またはTGF−β5;インスリン様成長因子IおよびII(IGF−IおよびIGF−II);des(1−3)−IGF−I(脳IGF−I);インスリン様成長因子結合タンパク質;その他のCDタンパク質、例えばCD3、CD8、CD19およびCD20;エリスロポエチン(EPO);トロンボポエチン(TPO);骨誘導因子;免疫毒素;骨形態形成タンパク質(BMP);インターフェロン、例えばインターフェロンα、βおよびγ;コロニー刺激因子(CSF)、例えばM−CSF、GM−CSFおよびG−CSF;インターロイキン(IL)、例えばIL−1〜IL−10;スーパーオキシドジスムターゼ;T−細胞受容体;表面膜タンパク質;崩壊促進因子(DAF);ウイルス抗原、例えばAIDSエンベロープの一部;輸送タンパク質;ホーミング受容体;アドレッシン;調節タンパク質;インテグリン、例えばCD11a、CD11b、CD11c、CD18、ICAM、VLA−4およびVCAM;腫瘍関連抗原、例えばHER1(EGFR)、HER2、HER3またはHER4受容体;アポ2L/TRAIL、そして上記ポリペプチドのいずれかの断片;ならびに上記タンパク質のいずれかと結合するイムノアドヘシンおよび抗体;そして上記タンパク質のいずれかの生物学的に活性な断片または変異体が挙げられる。
具体的には、本明細書中で定義される「タンパク質」の定義内に含まれるのは、治療用抗体およびイムノアドヘシン、例えば以下の抗原のうちの1つ以上に対する抗体であるが、これらに限定されない:HER1(EGFR)、HER2、HER3、HER4、VEGF、CD20、CD22、CD11a、CD11b、CD11c、CD18、an ICAM、VLA−4、VCAM、IL−17Aおよび/またはF、IgE、DR5、CD40、アポ2L/TRAIL、EGFL7、NRP1、有糸分裂活性化プロテインキナーゼ(MAPK)およびD因子、ならびにその断片。
他の抗体の例としては以下から選択されるものが挙げられるが、これらに限定されない:抗エストロゲン受容体抗体、抗プロゲステロン受容体抗体、抗p53抗体、抗カテプシンD抗体、抗Bcl−2抗体、抗E−カドヘリン抗体、抗CA125抗体、抗CA15−3抗体、抗CA19−9抗体、抗c−erbB−2抗体、抗P−糖タンパク質抗体、抗CEA抗体、抗網膜芽細胞腫タンパク質抗体、抗ras腫瘍性タンパク質抗体、抗ルイスX抗体、抗Ki−67抗体、抗PCNA抗体、抗CD3抗体、抗CD4抗体、抗CD5抗体、抗CD7抗体、抗CD8抗体、抗CD9/p24抗体、抗CD10抗体、抗CD11c抗体、抗CD13抗体、抗CD14抗体、抗CD15抗体、抗CD19抗体、抗CD23抗体、抗CD30抗体、抗CD31抗体、抗CD33抗体、抗CD34抗体、抗CD35抗体、抗CD38抗体、抗CD41抗体、抗LCA/CD45抗体、抗CD45RO抗体、抗CD45RA抗体、抗CD39抗体、抗CD100抗体、抗CD95/Fas抗体、抗CD99抗体、抗CD106抗体、抗ユビキチン抗体、抗CD71抗体、抗c−myc抗体、抗サイトケラチン抗体、抗ビメンチン抗体、抗HPVタンパク質抗体、抗カッパ軽鎖抗体、抗ラムダ軽鎖抗体、抗メラノソーム抗体、抗前立腺特異的抗原抗体、抗S−100抗体、抗タウ抗原抗体、抗フィブリン抗体、抗ケラチン抗体および抗Tn−抗原抗体。
「単離」タンパク質、例えば抗体は、その天然環境の構成成分から同定され、分離され、および/または回収されたものである。その天然環境の夾雑構成成分は、抗体のようなタンパク質に関する診断的または治療的使用を妨害するであろう物質であり、例としては、酵素、ホルモン、およびその他のタンパク質様または非タンパク質様溶質が挙げられ得る。好ましい実施形態では、タンパク質、例えば抗体は、(1)ローリー法により決定して、95重量%より高い値に、最も好ましくは99重量%より高い値に、(2)スピニングカップシーケネーターの使用によりN末端または内部アミノ酸配列の少なくとも15残基を得るのに十分な程度に、あるいは(3)クーマシーブルー、好ましくは銀染色を用いて、還元または非還元条件下で、SDS−PAGEにより均質に精製される。
タンパク質は、好ましくは本質的に純粋であり、望ましくは本質的に均質である(すなわち、夾雑タンパク質を含有しない)。「本質的に純粋な」タンパク質とは、組成物の総重量に基づいて少なくとも約90重量%、好ましくは少なくとも約95重量%のタンパク質を含む組成物を意味する。
「本質的に均質な」タンパク質は、組成物の総重量に基づいて、少なくとも約99重量%のタンパク質を含む組成物を意味する。
「抗体」という用語は、最も広い意味で用いられ、具体的には、モノクローナル抗体(例えば、免疫グロブリンFc領域を有する全長抗体)、多エピトープ特異性を有する抗体組成物、二重特異性抗体、ダイアボディおよび一本鎖分子、ならびに抗体断片(例えば、Fab、F(ab’)2およびFv)を包含する。
基本的4鎖抗体単位は、2つの同一軽(L)鎖および2つの同一重(H)鎖で構成されるヘテロ四量体糖タンパク質である。IgM抗体は、J鎖と呼ばれる付加的ポリペプチドを伴った5つの基本へテロ四量体単位からなり、10の抗原結合部位を含有するが、一方、IgA抗体は2〜5つの基本4鎖単位からなり、これは重合して、J鎖と組合せて多価集合体を形成し得る。IgGの場合、4鎖単位は、一般的に約150,000ダルトンである。各L鎖は1つの共有ジスルフィド結合によりH鎖と連結されるが、一方、2つのH鎖は、H鎖アイソタイプに依存して、1つ以上のジスルフィド結合により互いに連結される。HおよびL鎖は、各々、規則的な間隔の鎖内ジスルフィド架橋も有する。各H鎖は、N末端に可変ドメイン(VH)と、その後にαおよびγ鎖の各々では3つの定常ドメイン(CH)ならびにμおよびεアイソタイプでは4つのCHドメインを有する。各L鎖は、N末端に可変ドメイン(VL)と、その後にその他端に定常ドメインを有する。VLはVHとともに整列され、そしてCLは重鎖の最初の定常ドメイン(CH1)と整列される。特定のアミノ酸残基が、軽鎖および重鎖可変ドメイン間の界面を形成すると考えられる。VHおよびVLの対合は一緒になって、単一の抗原結合部位を形成する。異なるクラスの抗体の構造および特性に関しては、例えば、Basic and Clinical Immunology, 8th Edition, Daniel P. Sties, Abba I. Terr and Tristram G. Parsolw (eds), Appleton & Lange, Norwalk, CT, 1994, page 71 and Chapter 6を参照されたい。
任意の脊椎動物種からのL鎖は、それらの定常ドメインのアミノ酸配列に基づいて、カッパおよびラムダと呼ばれる2つの明白に異なる型のうちの1つに割り当てられ得る。それらの重鎖の定常ドメイン(CH)のアミノ酸配列によって、免疫グロブリンは異なるクラスまたはアイソタイプに割り当てられ得る。それぞれα、δ、ε、γおよびμと呼ばれる重鎖を有する5つのクラスの免疫グロブリンすなわちIgA、IgD、IgE、IgGおよびIgMがある。γおよびμクラスは、CH配列および機能の相対的に小さな差に基づいてさらにサブクラスに分けられ、例えばヒトは、以下のサブクラスを発現する:IgG1、IgG2、IgG3、IgG4、IgA1およびIgA2。
「可変」という用語は、可変ドメインのあるセグメントが抗体の間の配列で広範囲に異なる、という事実を指す。Vドメインは抗原結合を媒介し、特定抗体の、その特定抗原に関する特異性を限定する。しかしながら、変異性は、可変ドメインの全スパンを通して均一に分布しない。その代わりに、V領域は、各々約9〜12アミノ酸残基長である「超可変領域」と呼ばれ、時として「相補性決定領域」(CDR)と呼ばれ非常に高い変異性を有する短い領域により分離される約15〜30アミノ酸残基のフレームワーク領域(FR)と呼ばれる比較的不変のストレッチから成る。自然の重鎖および軽鎖の可変ドメインは各々、4つのFR(大部分はβシート立体配置をとり、3つの超可変領域により連結される)を含み、これは、βシート構造を連結し、いくつかの場合には、その一部を構成するループを形成する。各鎖中の超可変領域は、FRにより密に接近して一緒に保持され、そして他の鎖からの超可変領域とともに、抗体の抗原結合部位の形成に寄与する(Kabat et al., Sequences of Proteins of Immunological Interest, 5th Ed. Public Health Service, National Institutes of Health, Bethesda, MD (1991)参照)。定常ドメインは、抗体と抗原の結合に直接関与しないが、抗体依存性細胞性細胞毒性(ADCC)の関与といったような種々のエフェクター機能を示す。
「超可変領域」(「相補性決定領域」またはCDRとしても既知である)という用語は、本明細書中で用いる場合、抗原結合部位を形成し、抗原特異性の主な決定因子である免疫グロブリンのV領域ドメイン内にある(通常は、非常に高い配列変異性を有する3または4つの短い領域)抗体のアミノ酸残基を指す。CDR残基を特定するためには、少なくとも2つの方法がある:(1)交差種配列変異性に基づいたアプローチ(すなわち、Kabat et al., Sequences of Proteins of Immunological Interest (National Institute of Health, Bethesda, MS 1991);ならびに(2)抗原−抗体複合体の結晶学的研究に基づいたアプローチ(Chothia, C. et al., J. Mol. Biol. 196: 901-917 (1987))。しかしながら、2つの残基特定技法が重複の領域を限定するがしかし同一領域を限定しない限り、それらはハイブリッドCDRを限定するために組合され得る。
「モノクローナル抗体」という用語は、本明細書中で用いる場合、実質的に均一な抗体の集団から得られる抗体を指し、すなわち集団を構成する個々の抗体は、少量で存在し得る可能性のある天然突然変異を除いて、同一である。モノクローナル抗体は高度に特異的であり、単一の抗原部位に向けられる。さらに、典型的には異なる複数の決定因子(エピトープ)に対して向けられる複数の異なる抗体を含む慣用的(ポリクローナル)抗体調製物とは異なり、各モノクローナル抗体は抗原上の単一決定因子に対して向けられる。それらの特異性のほかに、モノクローナル抗体は、それらが、他の免疫グロブリンによって夾雑されないハイブリドーマ培養により合成されるという点で有益である。「モノクローナル」という修飾語は、抗体の実質的に均質な集団から得られるという抗体の特質を示し、任意の特定方法による抗体の産生を要するよう意図されない。例えば、本発明に従って用いられるべきモノクローナル抗体は、Kohler et al., Nature, 256: 495 (1975)により最初に記載されたハイブリドーマ法により作製され得るし、あるいは組換えDNA法(例えば米国特許第4,816,567号参照)により作製され得る。「モノクローナル抗体」は、例えばClackson et al., Nature, 352:624-628 (1991)およびMarks et al., J. Mol. Biol., 222:581-597 (1991)に記載された技法を用いて、ファージ抗体ライブラリーからも単離され得る。
本明細書中のモノクローナル抗体は、具体的には、重鎖および/または軽鎖の一部が、特定の種に由来するかあるいは特定の抗体クラスまたはサブクラスに属している抗体中の対応する配列と同一であるかまたは相同であるが、一方、鎖(単数または複数)の残りの部分が別の種に由来するかあるいは別の抗体クラスまたはサブクラスに属する抗体中の対応する配列と同一であるかまたは相同である「キメラ」抗体(免疫グロブリン)、ならびに(所望の生物学的活性を示す限りは)このような抗体の断片を包含する(米国特許第4,816,567号;Morrison et al., Proc. Natl. Acad. Sci. USA, 81:6851-6855 (1984))。
「無傷」抗体は、抗原結合部位、ならびにCL、そして少なくとも長鎖ドメインCH1、CH2およびCH3を含むものである。
「抗体断片」は、無傷抗体の一部分、好ましくは無傷抗体の抗原結合および/または可変領域を含む。抗体断片の例としては、Fab、Fab’、F(ab’)2およびFv断片;ダイアボディ;線状抗体(米国特許第5,641,870号、実施例2;Zapata et al., Protein Eng. 8(10): 1057-1062 [1995]参照);抗体断片から形成される一本鎖抗体分子および多重特異性抗体が挙げられる。
抗体のパパイン消化は、「Fab」断片と呼ばれる2つの同一の抗原結合断片、ならびに残余「Fc」断片(この名称は容易に結晶化する能力を反映している)を産生した。Fab断片は、H鎖の可変領域ドメイン(VH)および1つの重鎖の第一定常ドメイン(CH1)を伴う完全L鎖から成る。各Fab断片は、抗原結合に関して一価であり、すなわち、それは単一の抗原結合部位を有する。抗体のペプシン処理は、単一大型F(ab’)2断片を生じるが、これは、異なる抗原結合活性を有する2つのジスルフィド結合Fab断片におおよそ対応し、依然として抗原に架橋し得る。Fab’断片は、抗体ヒンジ領域からの1つ以上のシステインを含めてCH1ドメインのカルボキシ末端に2〜3の付加的残基を有することでFab断片と異なる。Fab’−SHは、定常ドメインのシステイン残基(単数または複数)が遊離チオール基を有するFab’に関する本明細書中での呼称である。F(ab’)2抗体断片は、元来、それらの間にヒンジシステインを有するFab’断片の対として産生された。抗体断片の他の化学的カップリングも既知である。
Fc断片は、ジスルフィドにより一緒に保持された両H鎖のカルボキシ末端部分を含む。抗体のエフェクター機能は、ある型の細胞上に見出されるFc受容体(FcR)によっても認識される領域であるFc領域中の配列により決定される。
「Fv」は、完全な抗原認識および結合部位を含有する最小の抗体断片である。この断片は、堅く、非共有的に会合した1つの重鎖および1つの軽鎖可変領域ドメインの二量体からなる。これら2つのドメインのフォールディングから、抗原結合のためのアミノ酸残基に寄与し、抗体に抗原特異性を付与する6つの超可変ループ(各々HおよびL鎖からの3つのループ)を生じる。しかしながら、単一可変ドメイン(または抗原に特異的な3つのCDRのみを含むFvの半分)でさえ、完全結合部位より低い親和性ではあるが、抗原を認識し、結合する能力を有する。
「一本鎖Fv」(「sFv」または「scFv」とも略される)は、単一ポリペプチド鎖に連結されるVHおよびVL抗体ドメインを含む抗体断片である。好ましくは、sFvポリペプチドはさらに、VHおよびVLドメイン間にポリペプチドリンカーを含み、これは、抗原結合のために望ましい構造をsFvに形成させる。sFvの考察に関しては、Pluckthun in The Pharmacology of Monoclonal Antibodies, vol. 113, Rosenburg and Moore eds., Springer-Verlag, New York, pp. 269-315 (1994)を参照されたい。
「ダイアボディ」という用語は、鎖内対合ではなくVドメインの鎖間対合が達成され、それにより二価断片、すなわち2つの抗原結合部位を有する断片を生じるよう、VHおよびVLドメイン間に短いリンカー(約5〜10残基)を有するsFv断片(前段落参照)を構築することにより調製される小抗体断片を指す。二重特異性ダイアボディは、2つの抗体のVHおよびVLドメインが異なるポリペプチド鎖上に存在する2つの「交差」sFv断片のヘテロ二量体である。ダイアボディは、例えばEP 404,097;WO 93/11161;Hollinger et al., Proc. Natl. Acad. Sci. USA 90: 6444-6448 (1993)により詳細に記載されている。
当該分子標的または抗原と「結合する」抗体は、抗体が抗原を発現する細胞を標的化するのに有用であるよう十分な親和性でその抗原と結合し得るものである。
特定のポリペプチドまたは特定ポリペプチド上のエピトープ「に特異的に結合する」かまたはそれに「特異的」である抗体は、任意の他のポリペプチドまたはポリペプチドエピトープと実質的に結合することなく、特定のポリペプチドまたは特定ポリペプチド上のエピトープと結合するものである。このような実施形態では、これらの他のポリペプチドまたはポリペプチドエピトープへの抗体の結合の程度は、標的ポリペプチドまたはエピトープとの結合と比較して、蛍光活性化細胞選別(FACS)分析または放射性免疫沈降法(RIA)により確定して、10%未満である。
「ヒト化」型の非ヒト(例えばネズミ)抗体は、非ヒト免疫グロブリン由来の最小配列を含有する大部分はヒト配列のキメラ免疫グロブリン、免疫グロブリン鎖またはその断片(例えば、Fv、Fab、Fab’、F(ab’)2または抗体の他の抗原結合配列)である。ほとんどの部分に関して、ヒト化抗体はヒト免疫グロブリン(レシピエント抗体)であって、この場合、レシピエントの超可変領域(CDRも)からの残基が、所望の特異性、親和性および能力を有するマウス、ラットまたはウサギのような非ヒト種(ドナー抗体)の超可変領域からの残基により置き換えられる。いくつかの場合、ヒト免疫グロブリンのFvフレームワーク領域(FR)残基は、対応する非ヒト残基により置き換えられる。さらに、「ヒト化抗体」は、本明細書中で用いる場合、レシピエント抗体でもドナー抗体でも見出されない残基も含み得る。これらの修飾は、抗体性能をさらに精巧にし、最適化するためになされる。ヒト化抗体は、最適には、免疫グロブリン定常領域(Fc)の少なくとも一部、典型的にはヒト免疫グロブリンの少なくとも一部も含む。さらなる詳細に関しては、Jones et al., Nature, 321:522-525 (1986); Reichmann et al., Nature, 332:323-329 (1988);およびPresta, Curr. Op. Struct. Biol., 2:593-596 (1992)参照。
抗体「エフェクター機能」は、抗体のFc領域(ネイティブ配列Fc領域またはアミノ酸配列変異体Fc領域)に帰することができる生物学的活性を指し、抗体アイソタイプに伴って変わる。抗体エフェクター機能の例としては、以下のものが挙げられる:C1q結合および補体依存性細胞傷害性;Fc受容体結合;抗体依存性細胞媒介性細胞傷害性(ADCC);食作用;細胞表面受容体(例えばB細胞受容体)の下方調節;およびB細胞活性化。
「抗体依存性細胞媒介性細胞傷害性」またはADCCは、ある細胞傷害性細胞(例えば、ナチュラルキラー(NK)細胞、好中球及びマクロファージ)上に存在するFc受容体(FcR)上に結合される分泌Igがこれらの細胞傷害性エフェクター細胞を抗原保有標的細胞に特異的に結合させ、その後標的細胞を細胞毒素で殺害させる細胞傷害性の一形態を指す。抗体は、細胞傷害性細胞を「武装し」、この機序による標的細胞の殺害のために必要とされる。ADCCを媒介するための主要細胞であるNK細胞はFcγRIIIのみを発現するが、一方、単球はFcγRI、FcγRIIおよびFcγRIIIを発現する。造血細胞におけるFc発現は、Ravetch and Kinet, Annu. Rev. Immunol. 9: 457-92 (1991)の464ページの表3に要約されている。当該分子のADCC活性を査定するために、例えば米国特許第5,500,362号または第5,821,337号に記載されたようなin vitroACDD検定が実施され得る。このような検定のための有用なエフェクター細胞としては、末梢血単核球(PBMC)およびナチュラルキラー(NK)細胞が挙げられる。代替的には、または付加的には、当該分子のADCC活性は、in vivoで、例えばClynes et al., PNAS USA 95:652-656 (1998)に開示されたような動物モデルで査定され得る。
「Fc受容体」または「FcR」は、抗体のFc領域と結合する受容体を示す。好ましいFcRは、自然配列のヒトFcRである。さらに、好ましいFcRは、IgG抗体と結合するものであり(ガンマ受容体)、そしてFcγRI、FcγRIIおよびFcγRIIIサブクラス、例えば対立遺伝子変異体の受容体、ならびに代替的にはこれらの受容体のスプライス化型を包含し、FcγRII受容体はFcγRIIA(「活性化受容体」)およびFcγRIIB(「抑制受容体」)を包含し、これらは主にその細胞質ドメインで異なる類似のアミノ酸配列を有する。活性化受容体FcγRIIAは、その細胞質ドメインに免疫受容体チロシンベースの活性化モチーフ(ITAM)を含有する。抑制受容体FcγRIIBは、その細胞質ドメインに免疫受容体チロシンベースの抑制モチーフ(ITIM)を含有する(M. Daeron, Annu. Rev. Immunol. 15:203-234 (1997)参照)。FcRは、Ravetch and Kinet, Annu. Rev. Immunol. 9: 457-92 (1991);Capel et al., Immunomethods 4: 25-34 (1994);およびde Haas et al., J. Lab. Clin. Med. 126: 330-41 (1995)で考察されている。他のFcR、例えば将来同定されるべきものは、本明細書中の「FcR」という用語に包含される。当該用語は、胎児への母体IgGの運搬に関与する新生児受容体であるFcRnも包含する(Guyer et al., J. Immunol. 117: 587 (1976)およびKim et al., J. Immunol. 24: 249 (1994))。
「ヒトエフェクター細胞」は、1つ以上のFcRを発現し、エフェクター機能を行う白血球である。好ましくは、細胞は少なくともFcγRIIIを発現し、ADCCエフェクター機能を行う。ADCCを媒介するヒト白血球の例としては、末梢血単核球(PBMC)、ナチュラルキラー(NK)細胞、単球、細胞傷害性T細胞および好中球が挙げられるが、PBMCおよびMNK細胞が好ましい。エフェクター細胞は、ネイティブ供給源、例えば血液から単離され得る。
「補体依存性細胞傷害性」または「CDC」は、補体の存在下での標的細胞の溶解を指す。古典的補体経路の活性化は、補体系の第一成分(C1q)と、それらのコグネイト抗原に結合される(適切なサブクラスの)抗体への結合により開始される。補体活性化を査定するために、例えばGazzano-Santoro et al., J. Immunol. Methods 202: 163 (1996)に記載されたようなCDC検定が実施され得る。
「共役体」、「共役された」および「共役」という用語は、任意のおよび全ての型の共有または非共有結合を指し、例としては、直接的遺伝的または化学的融合、リンカーまたは架橋剤を介したカップリング、ならびに、例えばロイシンジッパーを用いる非共有的会合が挙げられるが、これらに限定されない。抗体共役体は、抗体または抗体断片に結合される別の存在物、例えば細胞傷害性化合物、薬剤、組成物、化合物、放射性元素または検出可能標識を有する。
「処置」は、治療的処置および予防的または防止的手段の両方を指す。処置を必要とするものとしては、既に障害を有するもの、ならびに障害が防止されるべきであるものが挙げられる。
処置の目的のための「哺乳動物」は、哺乳動物として分類される任意の動物、例えばヒト、非ヒト高等霊長類、家畜および農場動物、ならびに動物園、スポーツまたはペット動物、例えばイヌ、ウマ、ウサギ、ウシ、ブタ、ハムスター、マウス、ネコ等を指す。好ましくは、哺乳動物はヒトである。
「障害」は、タンパク質を用いた処置から利益を得るであろう任意の症状である。この例としては、慢性および急性の障害または疾患、例えば哺乳動物を当該障害に罹り易くする病理学的状態が挙げられる。
「治療的有効量」は、特定の障害の測定可能な改善または防止をもたらすのに必要とされる少なくとも最小濃度である。既知のタンパク質の治療的有効量は当該技術分野で周知であるが、将来発見される下記のタンパク質の有効量は、十分に、当業者、例えば普通の医者の技術の範囲内である標準技法により決定され得る。
II. 本発明の実行方法
A. タンパク質の調製
本発明によれば、タンパク質は、組換えDNA技術により、すなわち、当該技術分野で周知であるように、タンパク質をコードする核酸を含有するベクターで形質転換またはトランスフェクトされた細胞を培養することにより、産生される。
組換え的手段によるタンパク質の調製は、発現またはクローニングベクターを用いて適切な宿主細胞をトランスフェクトするかまたは形質転換して、プロモーターを誘導し、形質転換体を選択しまたは所望の配列をコードする遺伝子を増幅するために適切である場合には修飾された従来の栄養培地中で培養することにより、成し遂げられ得る。培養条件、例えば培地、温度、pH等は、過度の実験をせずとも当業者が選択し得る。概して、細胞培養の生産性を最大にするための原理、プロトコールおよび実行技術は、Mammalian Cell Biotechnology: A Practical Approach, M. Butler, Ed. (IRL Press, 1991)およびSambrook et al., Molecular Cloning: A Laboratory Manual, New York: Cold Spring Harbor Pressに見出され得る。トランスフェクションの方法は当業者には既知であり、例としては、CaPO4およびCaCl2トランスフェクション、電気穿孔、マイクロインジェクション等が挙げられる。適切な技法は、Sambrook et al.(上記)にも記載されている。付加的トランスフェクション技法は、Shaw et al., Gene 23: 315 (1983);WO 89/05859;Graham et al., Virology 52: 456-457 (1978)および米国特許第4,399,216号に記載されている。
所望のタンパク質をコードする核酸は、クローニングまたは発現のために複製可能なベクター中に挿入され得る。適切なベクターは公的に入手可能であり、プラスミド、コスミド、ウイルス粒子またはファージの形態をとり得る。適切な核酸配列は、種々の手法によりベクター中に挿入され得る。概して、DNAは、当該技術分野で既知の技法を用いて、適切な制限エンドヌクレアーゼ部位(単数または複数)に挿入される。ベクター構成成分としては、一般的に、シグナル配列、複製の起点、1つ以上のマーカー遺伝子、ならびにエンハンサー要素、プロモーターおよび転写終止配列のうちの1つ以上が挙げられるが、これらに限定されない。これらの構成成分のうちの1つ以上を含有する適切なベクターの構築は、当業者に既知である標準ライゲーション技法を用いる。
培地からまたは宿主細胞溶解物から、タンパク質の形態が回収され得る。膜結合された場合、それは、適切な界面活性剤を用いて、または酵素的切断により、膜から放出され得る。発現のために用いられる細胞は、種々の物理的または化学的手段、例えば凍結解凍周期、音波処理、機械的崩壊または細胞溶解剤によっても崩壊され得る。
タンパク質の精製は、当該技術分野で既知の任意の適切な技法により、例えばイオン交換カラム上での分別、エタノール沈降、逆相HPLC、シリカまたは陽イオン交換樹脂(例えばDEAE)上でのクロマトグラフィー、クロマトフォーカシング、SDS−PAGE、硫酸アンモニウム沈降、IgGのような夾雑物を除去するためのプロテインAセファロースカラム(例えばセファデックス(登録商標)G−75)を用いるゲル濾過、ならびにエピトープタグ化形態を結合するための金属キレートカラムにより達成し得る。
B. 抗体調製
本発明のある実施形態では、好ましいタンパク質は抗体である。抗体、例えばポリクローナル、モノクローナル、ヒト化、二重特異性およびヘテロ接合抗体の産生のための技法を以下に示す。
(i)ポリクローナル抗体
ポリクローナル抗体は、一般的に、関連抗原およびアジュバントの多数回皮下(sc)または腹腔内(ip)注射により、動物中で産生される。免疫化されるべき種において免疫原性であるタンパク質、例えばキーホールリンペットヘモシアニン、血清アルブミン、ウシサイログロブリンまたはダイズトリプシン阻害剤と関連抗原とを共役することは有用であり得る。用いられ得るアジュバントの例としては、フロイント完全アジュバントおよびMPL−TDMアジュバント(モノホスホリル脂質A、合成トレハロースジコリノミコラート)が挙げられる。当業者は、過度の実験をせずとも、免疫化プロトコールを選択し得る。
1ヵ月後、元の量の1/5〜1/10のフロイント完全アジュバント中のペプチドまたは共役体を用いて、多数部位に皮下注射することにより、動物は追加免疫される。7〜14日後、動物は採血され、抗体力価に関して血清が検定される。力価がプラトーになるまで、動物は追加免疫される。好ましくは、動物は、同一抗原であるが、しかし異なるタンパク質と共役された、および/または異なる架橋試薬を介して共役された共役体を用いて、追加免疫される。共役体は、タンパク質融合物として組換え細胞培養中で作製され得る。さらにまた、凝集剤、例えば明礬が適切に用いられて、免疫応答を増強する。
(ii)モノクローナル抗体
モノクローナル抗体は、実質的に均質の抗体の集団から得られ、すなわち集団を構成する個々の抗体は、少量で存在し得る可能性のある天然突然変異を除いて、同一である。したがって、「モノクローナル」という修飾語は、別個の抗体の混合物ではないという抗体の特質を示す。
例えば、モノクローナル抗体は、Kohler et al., Nature, 256: 495 (1975)により最初に記載されたハイブリドーマ法を用いて作製され得るし、あるいは組換えDNA法(米国特許第4,816,567号)により作製され得る。
ハイブリドーマ法では、マウスまたは他の適切な宿主動物、例えばハムスターが、本明細書中で上に記載されたように免疫化されて、免疫化のために用いられるタンパク質と特異的に結合する抗体を産生するかまたは産生することができるリンパ球を引き出す。代替的には、リンパ球はin vitroで免疫化され得る。次いで、適切な融合剤、例えばポリエチレングリコールを用いてリンパ球は骨髄腫細胞と融合されて、ハイブリドーマ細胞を形成する(Goding, Monoclonal Antibodies: Principles and Practice, pp.59-103 (Academic Press, 1986))。
免疫化剤は、典型的には、処方されるべきタンパク質を含む。一般的には、ヒト起源の細胞が所望される場合、末梢血リンパ球(「PBL」)が用いられ、あるいは非ヒト哺乳動物起源が所望される場合には脾臓細胞またはリンパ節細胞が用いられる。次いで、適切な融合剤、例えばポリエチレングリコールを用いてリンパ球は不死化細胞株と融合されて、ハイブリドーマ細胞を形成する(Goding, Monoclonal antibodies: Principles and Practice, Academic Press (1986), pp. 59-103)。不死化細胞株は、通常は、形質転換化哺乳類細胞、特に齧歯類、ウシおよびヒト起源の骨髄腫細胞である。通常、ラットまたはマウス骨髄腫細胞株が用いられる。このように調製されたハイブリドーマ細胞は、好ましくは、非融合化親骨髄腫細胞の増殖または生存を抑制する1つ以上の物質を含有する適切な培地中で播種され、増殖される。例えば、親骨髄腫細胞が酵素ヒポキサンチン・グアニン・ホスホリボシルトランスフェラーゼ(HGPRTまたはHPRT)を欠く場合、ハイブリドーマのための培地は、典型的には、ヒポキサンチン、アミノプテリンおよびチミジンを含み(HAT培地)、これらの物質がHGPRT欠損細胞の増殖を防止する。
好ましい骨髄腫細胞は、効率的に融合し、選択された抗体産生細胞による抗体の安定した高レベル産生を支持し、そしてHAT培地のような培地に対して感受性であるものである。これらの中で、好ましい骨髄腫細胞株は、ネズミ骨髄腫株、例えばサルク研究所の細胞配布センター(Salk Institute Cell Distribution Center, San Diego, California USA)から入手可能なMOPC−21およびMPC−11マウス腫瘍、ならびにアメリカ培養細胞系統保存機関(American Type Culture Collection, Rockville, Maryland USA)から入手可能なSP−2細胞由来のものである。ヒト骨髄腫およびマウス−ヒトへテロ骨髄腫細胞株も、ヒトモノクローナル抗体の産生に関して記載されている(Kozbor, J. Immunol., 133:3001 (1984); Brodeur et al., Monoclonal Antibody Production Techniques and Applications, pp. 51-63 (Marcel Dekker, Inc., New York, 1987))。
ハイブリドーマ細胞が増殖中である培地は、抗原に対して向けられるモノクローナル抗体の産生に関して検定される。好ましくは、ハイブリドーマ細胞により産生されるモノクローナル抗体の結合特異性は、免疫沈降法により、またはin vitro結合検定、例えばラジオイムノアッセイ(RIA)若しくは酵素結合免疫吸着測定法(ELISA)により確定される。
モノクローナル抗体の結合親和性は、例えば、Munson et al., Anal. Biochem., 107:220 (1980)のスカッチャード分析により確定され得る。
所望の特異性、親和性および/または活性を有する抗体を産生するハイブリドーマ細胞が特定された後、限定希釈手順によりクローンはサブクローン化され、標準方法により増殖され得る(Goding、上記)。この目的のための適切な培地としては、例えばD−MEMまたはRPMI−1640培地が挙げられる。さらに、ハイブリドーマ細胞は、動物中で腹水腫瘍としてin vivoで増殖され得る。
免疫化剤は、典型的には、抗体が結合するエピトープタンパク質を含む。一般的には、ヒト起源の細胞が所望される場合、末梢血リンパ球(「PBL」)が用いられ、あるいは非ヒト哺乳動物起源が所望される場合には脾臓細胞またはリンパ節細胞が用いられる。次いで、適切な融合剤、例えばポリエチレングリコールを用いてリンパ球は不死化細胞株と融合されて、ハイブリドーマ細胞を形成する(Goding, Monoclonal antibodies: Principles and Practice, Academic Press (1986), pp. 59-103)。
不死化細胞株は、通常は、形質転換化哺乳類細胞、特に齧歯類、ウシおよびヒト起源の骨髄腫細胞である。通常、ラットまたはマウス骨髄腫細胞株が用いられる。ハイブリドーマ細胞は、好ましくは、非融合化不死化細胞の増殖または生存を抑制する1つ以上の物質を含有する適切な培地中で培養され得る。例えば、親細胞が酵素ヒポキサンチン・グアニン・ホスホリボシルトランスフェラーゼ(HGPRTまたはHPRT)を欠く場合、ハイブリドーマのための培地は、典型的には、ヒポキサンチン、アミノプテリンおよびチミジンを含み(HAT培地)、これらの物質がHGPRT欠損細胞の増殖を防止する。
好ましい不死化細胞株は、効率的に融合し、選択された抗体産生細胞による抗体の安定した高レベル発現を支持し、そしてHAT培地のような培地に対して感受性であるものである。さらに好ましい不死化細胞株はネズミ骨髄腫株で、これは、例えばサルク研究所の細胞配布センター(Salk Institute Cell Distribution Center, San Diego, California USA)ならびにアメリカ培養細胞系統保存機関(American Type Culture Collection, Rockville, Maryland)から入手可能である。ヒト骨髄腫およびマウス−ヒトへテロ骨髄腫細胞株も、ヒトモノクローナル抗体の産生に関して記載されている(Kozbor, J. Immunol., 133:3001 (1984); Brodeur et al., Monoclonal Antibody Production Techniques and Applications, Marcel Dekker, Inc., New York, (1987) pp. 51-63)。
ハイブリドーマ細胞が培養される培地は、次に、処方されるべきタンパク質に対して向けられるモノクローナル抗体の存在に関して検定され得る。好ましくは、ハイブリドーマ細胞により産生されるモノクローナル抗体の結合特異性は、免疫沈降法により、またはin vitro結合検定、例えばラジオイムノアッセイ(RIA)若しくは酵素結合免疫吸着測定法(ELISA)により確定される。このような技法および検定は、当該技術分野で既知である。モノクローナル抗体の結合親和性は、例えば、Munson et al., Anal. Biochem., 107:220 (1980)のスカッチャード分析により確定され得る。
所望のハイブリドーマ細胞が特定された後、限定希釈手順によりクローンはサブクローン化され、標準方法により増殖され得る(Goding、上記)。この目的のための適切な培地としては、例えばダルベッコの変法イーグル培地およびRPMI−1640培地が挙げられる。代替的には、ハイブリドーマ細胞は、動物中で腹水腫瘍としてin vivoで増殖され得る。
サブクローンにより分泌されるモノクローナル抗体は、従来の免疫グロブリン精製手法、例えばプロテインA−セファロース、ヒドロキシルアパタイトクロマトグラフィー、ゲル電気泳動、透析またはアフィニティークロマトグラフィーにより、培地、腹水または血清から適切に分離される。
モノクローナル抗体をコードするDNAは、従来の手法を用いて(例えば、ネズミ抗体の重鎖および軽鎖をコードする遺伝子と特異的に結合し得るオリゴヌクレオチドプローブを用いることにより)、容易に単離され、配列決定される。ハイブリドーマ細胞は、このようなDNAの好ましい供給源として役立つ。一旦単離されると、DNAは発現ベクター中に置かれ、これは次に、そうでなければ免疫グロブリンタンパク質を産生しない宿主細胞、例えば大腸菌細胞、サルCOS細胞、チャイニーズハムスター卵巣(CHO)細胞または骨髄腫細胞中にトランスフェクトされて、組換え宿主細胞中のモノクローナル抗体が合成される。抗体をコードするDNAの細菌中での組換え発現に関する考察論文としては、Skerra et al., Curr. Opinion in Immunol., 5:256-262 (1993)およびPluckthun, Immunol. Revs. 130:151-188 (1992)が挙げられる。
さらなる実施形態では、抗体は、McCafferty et al., Nature, 348:552-554 (1990)に記載された技法を用いて生成される抗体ファージライブラリーから単離され得る。Clackson et al., Nature, 352:624-628 (1991)およびMarks et al., J. Mol. Biol., 222:581-597 (1991)は、ファージライブラリーを用いて、それぞれネズミおよびヒト抗体の単離を記載する。その後の出版物は、鎖シャッフリングによる高親和性(nM範囲)ヒト抗体の産生(Marks et al., Bio/Technology, 10:779-783 (1992))、ならびに非常に大きいファージライブラリーを構築するための一戦略としての組合せ感染およびin vivo組換え(Waterhouse et al., Nuc. Acids. Res., 21:2265-2266 (1993))を記載する。したがって、これらの技法は、モノクローナル抗体の単離のための伝統的モノクローナル抗体ハイブリドーマ技法に対する実行可能な代替物である。
DNAは、さらにまた、相同ネズミ配列の代わりに、例えばヒト重鎖および軽鎖定常ドメインにのコード配列で置換することにより(米国特許第4,816,567号;Morrison, et al., Proc. Natl Acad. Sci. USA, 81:6851 (1984))、あるいは非免疫グロブリンポリペプチドのコード配列の全部または一部を免疫グロブリンコード配列と共有結合することにより、修飾され得る。
典型的には、このような非免疫グロブリンポリペプチドは抗体の定常ドメインの代わりに置換されるか、あるいはそれらは抗体の1つの抗原結合部位の可変ドメインの代わりに置換されて、抗原に対する特異性を有する1つの結合部位および異なる抗原に対する特異性を有する別の抗原結合部位を含むキメラ二価抗体を作製する。
キメラまたはハイブリッド抗体は、架橋剤を含めた、合成タンパク質化学で既知の方法を用いて、in vitroでも調製され得る。例えば、免疫毒素は、ジスルフィド交換反応を用いることにより、あるいはチオエーテル結合を形成することにより、構築され得る。この目的のための適切な試薬の例としては、イミノチオラートおよびメチル−4−メルカプトブチルイミダートが挙げられる。
(iii)ヒト化およびヒト抗体
本処方方法に供せられる抗体はさらに、ヒト化またはヒト抗体を含み得る。ヒト化型の非ヒト(例えばネズミ)抗体は、キメラ免疫グロブリン、免疫グロブリン鎖またはその断片(例えば、Fv、Fab、Fab’、F(ab’)2または抗体の他の抗原結合亜配列)であり、これは、非ヒト免疫グロブリン由来の最小配列を含有する。ヒト化抗体としてはヒト免疫グロブリン(レシピエント抗体)が挙げられるが、この場合、レシピエントの相補性決定領域(CDR)からの残基が、所望の特異性、親和性および能力を有するマウス、ラットまたはウサギのような非ヒト種(ドナー抗体)のCDRからの残基により置き換えられる。いくつかの場合、ヒト免疫グロブリンのFvフレームワーク残基は、対応する非ヒト残基により置き換えられる。ヒト化抗体は、レシピエント抗体にも、あるいは移入CDRまたはフレームワーク配列中にも見出されない残基も含み得る。概して、ヒト化抗体は、少なくとも1つ、典型的には2つの可変ドメインの実質的に全てを含み、この場合、CDR領域の全てまたは実質的に全てが非ヒト免疫グロブリンのものに対応し、そしてFR領域のうちの全てまたは実質的に全てがヒト免疫グロブリンコンセンサス配列のものに対応する。ヒト化抗体は、最適には、免疫グロブリン定常領域(Fc)の少なくとも一部、典型的にはヒト免疫グロブリンの少なくとも一部も含む(Jones et al., Nature, 321:522-525 (1986); Reichmann et al., Nature, 332:323-329 (1988);およびPresta, Curr. Op. Struct. Biol., 2:593-596 (1992))。
非ヒト抗体をヒト化するための方法は、当該技術分野で周知である。一般的には、ヒト化抗体は、非ヒトである供給源からそれに導入される1つ以上のアミノ酸残基を有する。これらの非ヒトアミノ酸残基は、しばしば、「移入」残基と呼ばれ、これは典型的には、「移入」可変ドメインから得られる。ヒト化は、本質的にはWinter and co-workers, Jones et al., Nature 321:522-525 (1986);Riechmann et al., Nature 332:323-327 (1988);Verhoeyen et al., Science 239:1534-1536 (1988)の方法に従って、あるいは齧歯類CDR(複数)またはCDR配列をヒト抗体の対応する配列に替えて置換することにより、実施され得る。したがって、このような「ヒト化」抗体はキメラ抗体であり(米国特許第4,816,567号)、この場合、実質的に無傷より少ないヒト可変ドメインが、非ヒト種からの対応する配列により置換されている。実際、ヒト化抗体は典型的には、いくつかのCDR残基およびおそらくはいくつかのFR残基が齧歯類抗体における類似部位からの残基により置換されるヒト抗体である。
ヒト化抗体の作製に用いられるべきヒト可変ドメインの選択は、軽鎖も重鎖も、抗原性を低減するために非常に重要である。いわゆる「最良適合」法によれば、齧歯類抗体の可変ドメインの配列は、既知のヒト可変ドメイン配列の全ライブラリーに対してスクリーニングされる。齧歯類の配列に最も近いヒト配列が、次いで、ヒト化抗体のためのヒトフレームワーク(FR)として受容される(Sims et al., J. Immunol., 151:2296 (1993);Chothia et al., J. Mol. Biol., 196:901 (1987))。別の方法は、軽鎖または重鎖の特定の亜群の全てのヒト抗体のコンセンサス配列由来の特定のフレームワークを用いる。同一フレームワークが、いくつかの異なるヒト化抗体のために用いられ得る(Carter et al., Proc. Natl. Acad. Sci. USA, 89:4285 (1992);Presta et al., J. Immnol., 151:2623 (1993))。
さらに、抗原に対する高親和性およびその他の好都合な生物学的特性を保持しつつ抗体がヒト化されることは重要である。この目標を達成するために、好ましい方法によれば、ヒト化抗体は、親配列および種々の概念的ヒト化生成物の、親およびヒト化配列の三次元モデルを用いた分析により、調製される。三次元免疫グロブリンモデルは、一般的に入手可能であり、当業者によく知られている。選択された候補免疫グロブリン配列の考え得る三次元立体配座構造を、例示し、表示するコンピュータープログラムが利用可能である。これらの表示の精査により、候補免疫グロブリン配列の機能における残基の考え得る役割の分析、すなわち、その抗原と結合する候補免疫グロブリンの能力に影響を及ぼす残基の分析が可能になる。このようにして、所望の抗体特性、例えば標的抗原(単数または複数)に対する親和性増大が達成されるよう、FR残基がレシピエントおよび移入配列から選択され、組合され得る。概して、CDR残基は、直接的に且つほぼ実質的に、抗原結合に影響を及ぼすのに関与する。
代替的には、ここでは、免疫化に際して、内因性免疫グロブリン産生の非存在下で、ヒト抗体の完全レパートリーを産生し得るトランスジェニック動物(例えばマウス)を作製することが可能である。例えば、キメラおよび生殖系列突然変異体マウスにおける抗体重鎖連結領域(JH)遺伝子の同型接合的欠失は内因性抗体産生の完全抑制を生じる、ということが記載されている。このような生殖系列変異体マウスにおけるヒト生殖系列免疫グロブリン遺伝子アレイの移入は、抗原投与時にヒト抗体の産生を生じる。例えば、Jakobovits et al., Proc. Natl. Acad. Sci. USA, 90:2551 (1993);Jakobovits et al., Nature, 362:255-258 (1993);Bruggermann et al., Year in Immuno., 7:33 (1993)参照。ヒト抗体は、ファージ表示ライブラリーからも得られる(Hoogenboom et al., J. Mol. Biol., 227:381 (1991);Marks et al., J. Mol. Biol., 222:581-597 (1991))。
ヒト抗体は、当該技術分野で既知の種々の技法、例えばファージ表示ライブラリーを用いても産生され得る(Hoogenboom and Winter, J. Mol. Biol. 227: 381 (1991);Marks et al., J. Mol. Biol. 222: 581 (1991))。Cole等およびBoerner等の技法も、ヒトモノクローナル抗体の調製のために利用可能である(Cole et al., Monoclonal Antibodies and Cancer Therapy, Alan R. Liss, p. 77 (1985)およびBoerner et al., J. Immunol. 147(1): 86-95 (1991))。同様に、ヒト抗体は、トランスジェニック動物、例えばマウス中にヒト免疫グロブリン遺伝子座を導入することにより作製され得るが、この場合、内因性免疫グロブリン遺伝子は部分的にまたは完全に不活性化されている。抗原投与時に、ヒト抗体産生が観察され、これは、遺伝子再配列、アセンブリーおよび抗体レパートリーを含めて全ての点で、ヒトにおいて観察されるものと非常によく似ている。このアプローチは、例えば米国特許第5,545,807号;第5,545,806号、第5,569,825号、第5,625,126号、第5,633,425号、第5,661,016に、ならびに以下の科学出版物:Marks et al., Bio/Technology 10: 779-783 (1992);Lonberg et al., Nature 368: 856-859 (1994);Morrison, Nature 368: 812-13 (1994);Fishwild et al., Nature Biotechnology 14: 845-51 (1996);Neuberger, Nature Biotechnology 14: 826 (1996)およびLonberg and Huszar, Intern. Rev. Immunol. 13: 65-93 (1995)に記載されている。
(iv)抗体依存性酵素媒介性プロドラッグ療法(ADEPT)
本発明の抗体は、プロドラッグ(例えば、ペプチジル化学療法薬、WO81/01145参照)を活性抗癌薬に転化するプロドラッグ活性化酵素と共役させることにより、ADEPTにも用いられ得る(例えばWO88/07378および米国特許第4,975,278号参照)。
ADEPTのために有用な免疫複合体の酵素構成成分としては、それをそのより活性な細胞傷害性形態に転化するような方法で、プロドラッグに作用し得る任意の酵素が挙げられる。
本発明の方法に有用である酵素としては、グリコシダーゼ、グルコースオキシダーゼ、ヒトライソザイム、ヒトグルクロニダーゼ、アルカリ性ホスファターゼ(ホスフェート含有プロドラッグを遊離薬剤に転化するために有用);アリールスルファターゼ(スルフェート含有プロドラッグを遊離薬剤に転化するために有用);シトシンデアミナーゼ(非毒性5−フルオロシトシンを抗癌薬5−フルオロウラシルに転化するために有用);プロテアーゼ、例えばセラチアプロテアーゼ、サーモリシン、サブチリシン、カルボキシペプチダーゼ(例えば、カルボキシペプチダーゼG2およびカルボキシペプチダーゼA)ならびにカテプシン(例えばカテプシンBおよびL)(ペプチド含有プロドラッグを遊離薬剤に転化するために有用);D−アラニルカルボキシペプチダーゼ(D−アミノ酸置換基を含有するプロドラッグを転化するために有用);炭水化物切断酵素、例えばβ−ガラクトシダーゼおよびノイラミニダーゼ(グリコシル化プロドラッグを遊離薬剤に転化するために有用);β−ラクタマーゼ(β−ラクタムで誘導体化された薬剤を遊離薬剤に転化するために有用);ならびにペニシリンアミダーゼ、例えばペニシリンVアミダーゼまたはペニシリンGアミダーゼ(それぞれ、フェノキシアセチルまたはフェニルアセチル基を用いてそれらのアミン窒素で誘導体化された薬剤を遊離薬剤に転化するために有用)が挙げられるが、これらに限定されない。代替的には、「アブザイム」としても当該技術分野で既知である酵素活性を有する抗体を用いて、本発明のプロドラッグを遊離活性薬剤に転化し得る(例えばMassey, Nature 328: 457-458 (1987)参照)。抗体−アブザイム共役体は、腫瘍細胞集団へのアブザイムの送達のために本明細書中に記載されたように調製され得る。
この発明の酵素は、上記のヘテロ二機能性架橋剤の使用といったような当該技術分野で周知の技法により、抗IL−17または抗LIF抗体に共有結合され得る。代替的には、本発明の酵素の少なくとも機能的活性部分に連結される本発明の抗体の少なくとも抗原結合領域を含む融合タンパク質は、当該技術分野で周知の組換えDNA技術を用いて構築され得る(例えばNeuberger et al., Nature 312: 604-608 (1984)参照)。
(iv)二重特異性および多重特異性抗体
二重特異性抗体(BsAb)は、少なくとも2つの異なるエピトープに対する結合特異性を有する抗体である。このような抗体は、全長抗体または抗体断片に由来することができる(例えば、F(ab’)2二重特異性抗体)。
二重特異性抗体の作製方法は、当該技術分野で既知である。全長二重特異性抗体の伝統的産生は、2つの免疫グロブリン重鎖−軽鎖対の同時発現に基づいており、この場合、2つの鎖は異なる特異性を有する(Millstein et al., Nature, 305:537-539 (1983))。免疫グロブリン重鎖および軽鎖の無作為な取り合わせのために、これらのハイブリドーマ(クアドローマ)は10の異なる抗体分子の可能性のある混合物を生じ、そのうちの1つだけが正しい二重特異性構造を有する。正しい分子の精製(これは通常はアフィニティークロマトグラフィー段階により実行される)はかなり面倒であり、生成物収率は低い。類似の手法は、WO 93/08829に、ならびにTraunecker et al., EMBO J., 10:3655-3659 (1991)に開示されている。
所望の結合特異性を有する抗体可変ドメイン(抗体−抗原結合部位)は、免疫グロブリン定常ドメイン配列と融合され得る。融合物は、好ましくは、免疫グロブリン重鎖定常ドメインを有し、ヒンジ、CH2およびCH3領域の少なくとも一部を含む。融合物の少なくとも1つに存在する軽鎖結合に必要な部位を含有する第一重鎖定常領域(CH1)を有することが好ましい。免疫グロブリン重鎖融合物、そして所望により、免疫グロブリン軽鎖をコードするDNAは、別個の発現ベクター中に挿入され、適切な宿主生物体中に同時トランスフェクトされる。二重特異性抗体の生成についてのさらなる詳細に関しては、例えばSuresh et al., Methods in Enzymology 121: 210 (1986)を参照されたい。
異なるアプローチによれば、所望の結合特異性を有する抗体可変ドメイン(抗体−抗原結合部位)は、免疫グロブリン定常ドメイン配列と融合され得る。融合物は、好ましくは、免疫グロブリン重鎖定常ドメインを有し、ヒンジ、CH2およびCH3領域の少なくとも一部を含む。融合物の少なくとも1つに存在する軽鎖結合に必要な部位を含有する第一重鎖定常領域(CH1)を有することが好ましい。免疫グロブリン重鎖融合物、そして所望により、免疫グロブリン軽鎖をコードするDNAは、別個の発現ベクター中に挿入され、適切な宿主生物体中に同時トランスフェクトされる。これにより、構築に用いられる不等比の3つのポリペプチド鎖が最適収率を提供する場合の実施形態において、3つのポリペプチド断片の相互比率を調整するに際して、大きな柔軟性が提供される。しかしながら、等比での少なくとも2つのポリペプチド鎖の発現が高収率を生じる場合、またはその比率が特別な意味を有さない場合、1つの発現ベクター中に2つまたは3つ全てのポリペプチド鎖に関するコード配列を挿入することが可能である。
WO96/27011に記載された別のアプローチによれば、一対の抗体分子間の界面は、組換え細胞培養から回収されるヘテロ二量体のパーセンテージを最大にするよう操作され得る。好ましい界面は、抗体定常ドメインのCH3領域の少なくとも一部を含む。この方法では、第一抗体分子の界面からの1つ以上の小アミノ酸側鎖が、より大きな側鎖(例えばチロシンまたはトリプトファン)に置き替えられる。大型アミノ酸側鎖をより小さなもの(例えばアラニンまたはトレオニン)に置き換えることにより、大型側鎖(単数または複数)と同一のまたは類似のサイズを有する補償「キャビティ」が第二抗体分子の界面上に作製される。これは、ホモ二量体のような他の望ましくない最終産物に対したヘテロ二量体の収率増大のための機序を提供する。
このアプローチの好ましい実施形態では、二重特異性抗体は、一方のアームにおける第一結合特異性を有するハイブリッド免疫グロブリン重鎖、ならびに他方のアームにおける(第二結合特異性を提供する)ハイブリッド免疫グロブリン重鎖−軽鎖対で構成される。この不斉構造は、二重特異性分子の半分だけにおける免疫グロブリン軽鎖の存在が分離の容易な方法を提供するので、所望の二重特異性化合物を望ましくない免疫グロブリン鎖組合せ物から分離するのを促す、ということが判明した。このアプローチは、WO94/04690(1994年3月3日公開)に開示されている。二重特異性抗体の生成についてのさらなる詳細に関しては、例えばSuresh et al., Methods in Enzymology, 121:210 (1986)参照。
二重特異性抗体には、架橋または「異型接合」抗体が含まれる。例えば、異型接合体中の抗体の一方はアビジンと結合され、他方はビオチンと結合され得る。このような抗体は、例えば、望ましくない細胞を標的として免疫系細胞を向けるために(米国特許第4,676,980号)、そしてHIV感染の治療のために(WO91/00360、WO92/200373)提案されている。異型接合抗体は、任意の便利な架橋方法を用いて作製され得る。適切な架橋剤は当該技術分野で周知であり、多数の架橋技法とともに米国特許第4,676,980号に開示されている。
抗体断片から二重特異性抗体を生成するための技法も、文献に記載されている。必ずしも二重特異性でない二価抗体断片の産生のために、以下の技法も用いられ得る。例えば大腸菌から回収されるFab’断片は、in vitroで化学的に結合されて、二価抗体を形成し得る(Shalaby et al., J. Exp. Med., 175:217-225 (1992)参照)。
二重特異性抗体は、全長抗体または抗体断片として調製され得る(例えばF(ab’)2二重特異性抗体)。抗体断片から二重特異性抗体を生成するための技法は、文献に記載されている。例えば、二重特異性抗体は、化学的連結を用いて調製され得る。Brennan et al., Science 229: 81 (1985)は、無傷抗体がタンパク質分解的に切断されて、F(ab’)2断片を生成する手法を記載する。これらの断片は、ジチオール錯化剤亜ヒ酸ナトリウムの存在下で還元されて、隣接ジチオールを安定化し、分子間ジスルフィド形成を防止する。生成されたFab’断片は次に、チオニトロベンゾエート(TNB)誘導体に変換される。次いで、Fab’−TNB誘導体のうちの1つは、Fab’−TNB誘導体に再変換されて、二重特異性抗体を形成する。産生された二重特異性抗体は、酵素の選択的固定化のための作用物質として用いられ得る。
Fab’断片は、大腸菌から直接回収され、化学的に結合されて、二重特異性抗体を形成し得る。Shalaby et al., J. Exp. Med. 175: 217-225 (1992)は、完全ヒト化二重特異性抗体F(ab’)2分子の産生を記載する。各Fab’断片は、大腸菌から別々に分泌されて、in vitroでの支持された化学結合に付されて、二重特異性抗体を形成した。このように形成された二重特異性抗体は、ErbB2受容体を過剰発現する細胞および正常ヒトT細胞に結合し、ヒト乳房腫瘍標的に対するヒト細胞傷害性リンパ球の溶解活性を誘発し得た。
組換え細胞培養から直接的に二価抗体断片を作製し、単離するための種々の技法も、記載されている。例えば、二価へテロ二量体は、ロイシンジッパーを用いて産生されている(Kostelny et al., J. Immunol., 148(5):1547-1553 (1992))。FosおよびJunタンパク質からのロイシンジッパーペプチドは、遺伝子融合により2つの異なる抗体のFab’部分と連結された。抗体ホモ二量体は、ヒンジ領域で還元されて、単量体を形成し、次いで、再酸化されて、抗体へテロ二量体を形成した。Hollinger et al., Proc. Natl. Acad. Sci. USA, 90: 6444-6448 (1993)により記載された「ダイアボディ」技法は、二重特異性/二価抗体断片を作製するための代替的機序を提供している。断片は、同一鎖上の2つのドメイン間の対合を可能にするには短すぎるリンカーにより軽鎖可変ドメイン(VL)と連結される重鎖可変ドメイン(VH)を含む。したがって、1つの断片のVHおよびVLドメインは、別の断片の相補的VLおよびVHドメインと対合させられ、それにより2つの抗原結合部位を形成する。一本鎖Fv(sFv)二量体の使用により二重特異性/二価抗体断片を作製するための別の戦略も報告されている(Gruber et al., J. Immunol., 152:5368 (1994)参照)。
2より大きい価数を有する抗体が意図される。例えば、三重特異性抗体が調製され得る(Tutt et al., J. Immunol. 147: 60 (1991))。
例示的二重特異性抗体は、所与の分子上の2つの異なるエピトープに結合し得る。代替的には、特定タンパク質を発現する細胞に細胞防御機序を集中させるために、抗タンパク質アームが、白血球上のトリガー分子、例えばT細胞受容体分子(例えばCD2、CD3、CD28またはB7)、あるいはIgGのためのFc受容体(FcγR)、例えばFcγRI(CD64)、FcγRII(CD32)およびFcγRIII(CD16)に結合するアームと組合せされ得る。二重特異性抗体は、特定タンパク質を発現する細胞に細胞傷害剤を局在化するためにも用いられ得る。このような抗体は、タンパク質結合アーム、ならびに細胞傷害剤または放射性核種キレート剤、例えばEOTUBE、DPTA、DOTAまたはTETAと結合するアームを保有する。別の当該二重特異性抗体は、当該タンパク質と結合し、さらに、組織因子(TF)と結合する。
(v)異型接合抗体
異型接合抗体も、本発明の範囲内である。異型接合抗体は、2つの共有結合された抗体で構成される。このような抗体は、例えば、免疫系細胞を望ましくない細胞にその標的として向けるために(米国特許第4,676,980号)、そしてHIV感染の治療のために(WO91/00360、WO92/200373およびEP 03089)提案されている。抗体は、合成タンパク質化学において既知の方法、例えば架橋剤を伴う方法を用いて、in vitroで調製され得る、ということが意図される。例えば、免疫毒素は、ジスルフィド交換反応を用いることにより、あるいはチオエーテル結合を形成することにより、構築され得る。この目的のための適切な試薬の例としては、イミノチオラートおよびメチル−4−メルカプトブチルイミド、ならびに例えば米国特許第4,676,980号に開示されたものが挙げられる。
C. 抗体を含めたタンパク質の精製
標的ポリペプチドがヒト起源の細胞以外の組換え細胞中で発現される場合、標的ポリペプチドはヒト起源のタンパク質またはポリペプチドを完全に含有しない。しかしながら、標的ポリペプチドに関して実質的に均質である調製物を得るためには、組換え細胞タンパク質またはポリペプチドから標的ポリペプチドを精製する必要がある。第一段階として、培地または溶解物は、典型的には、粒状細胞破砕屑を除去するために遠心分離される。次いで、膜および可溶性タンパク質分画が分離される。次に、標的ポリペプチドが膜結合されるか否かによって、可溶性タンパク質分画から、ならびに培養溶解物の膜分画から、標的ポリペプチドが精製され得る。以下の手順は、適切な精製手順の例である:免疫親和性またはイオン交換カラム上での分別;エタノール沈降;逆相HPLC;シリカ上、または陽イオン交換樹脂、例えばDEAE上でのクロマトグラフィー;クロマトフォーカシング;SDS−PAGE、硫酸アンモニウム沈降;例えばセファデックス(登録商標)G−75を用いるゲル濾過;ならびにIgGのような夾雑物を除去するためのプロテインAセファロースカラム。
モノクローナル抗体(MAb)を現在製造しているほとんどの会社が、生成物捕捉のためのプロテインAアフィニティークロマトグラフィーと、その後の、負荷電夾雑物、例えば宿主細胞タンパク質(HCP)、内毒素、宿主DNAおよび浸出プロテインAを抽出するためのフロースルー方式の陰イオン交換クロマトグラフィー、次いで、残留HCPおよび生成物集合体を含めた正荷電夾雑物種を除去するための保持方式での陽イオン交換クロマトグラフィーまたは疎水性相互作用クロマトグラフィー(HIC)を含む3カラムプラットホームアプローチを用いる。
タンパク質溶液中に存在し得るウイルスは、タンパク質それ自体より大きい。したがって、ウイルスは、濾過により、サイズに従ってタンパク質から除去され得る、と推定される。
ウイルス濾過は、典型的には約60nmの公称孔サイズを有する高処理量膜を用いて、より大きな、例えばレトロウイルス(直径80〜100nm)を除去し得る。公称孔サイズ20nmの高処理量膜も市販されているため、濾過により、より小さなウイルス、例えばパルボウイルス(直径18〜26nm)を除去することが可能であり、一方、160kD(約8nm)といった大きさであるタンパク質、例えばモノクローナル抗体の通過を可能にする。本発明は主に、より小さな孔サイズのウイルス除去フィルターを用いて、典型的にはこのような小型ウイルスの濾過に伴う問題を解決するために意図される。
典型的には、ウイルス濾過段階は、所与の下流工程におけるいくつかのポイントのいずれか1つで実行され得る。例えば、典型的モノクローナル抗体精製工程では、ウイルス濾過は低pHのウイルス不活性化段階後に、あるいは中間カラムクロマトグラフィー段階後に、あるいは最終のカラムクロマトグラフィー段階の後に行なわれ得る。
本発明によれば、ウイルス濾過ユニット操作は、下流工程の任意のステージで実行され得る。モノクローナル抗体の下流加工処理中のウイルス濾過は、典型的には、アフィニティークロマトグラフィー段階(捕捉段階)およびイオン交換精製段階(最終精製段階)後に実施される。
本明細書中に開示される実験で用いられる実験の設定が、図1に例示されている。しかしながら、本発明はそのように限定されるというわけではないことが強調される。当該技術分野で周知の他の構成も適切であり、本発明の方法に用いられ得る。
平行流ウイルス濾過では、タンパク質溶液は、通常は、保持側面上に一定速度の流れで周囲に押出される。ウイルス除去フィルターにわたって生じる差圧は、タンパク質溶液を、フィルターを通して浸透させ、一方、ウイルスは保持側面に保持される。
いわゆる「垂直流」または「デッドエンド」ウイルス濾過の場合、平行ウイルス濾過に用いられるのと同じウイルスフィルターが用いられ得るが、しかし周辺機器および操作手順は、平行流ウイルス濾過の場合よりかなり簡単で且つ安価である。したがって、原則として、「垂直流」濾過は、濾過の前に圧力容器中に高分子含有溶液を配置した後、圧力源、適切には窒素(気体)または空気の助けで溶液に圧力をかけてウイルス除去フィルターを通過させることを包含する。代替的には、ポンプを保持側面に用いて、既定の流量でウイルス除去フィルターを通して液体を濾過し得る。
フィルターの微細度は、一般的に、孔サイズとして、あるいはフィルターにより分子が止められる(いわゆるカットオフ)およその分子量(相対分子量)として普通は表される。
ウイルスフィルターは当該技術分野で既知であり、とりわけ、Millipore(Massachusetts, USA)およびAsahi Chemical Industry Co., Ltd.(日本)により供給される。適切なパルボウイルス保持フィルターとしては、Viresolve(登録商標)Pro(Millipore Corp., Billerica, MA)が挙げられる。Viresolve(登録商標)Pro膜は、非対称二重膜構造を有し、ポリエーテルスルホン(PES)製である。膜構造は、20nmより大きいサイズのウイルスを保持する一方で、180kDa未満の分子量のタンパク質は膜を透過させるよう設計されている。タンパク質溶液から小型ウイルス、例えばパルボウイルスを除去するのに適した他のフィルターとしては、Novasip(商標)DV20およびDV50ウイルス除去フィルターカプセル(Pall Corp., East Hills, NY)、Virosart(登録商標)CPV、Planova 20N(Asahi Kasei)およびBioEX(Asahi Kasei)が挙げられる。Novasip DV20等級カプセルフィルターはUltipor VF等級DV20等級襞付膜カートリッジを利用して、パルボウイルスならびに20nmという小さい他のウイルスを5〜10リットルまでのタンパク質溶液から除去する。Novasip DV50等級カプセルフィルターはUltipor VF DV50等級Ultipleat(登録商標)膜カートリッジを組入れて、40〜50nm以上のウイルスを除去する。Novasip Ultipor VFカプセルフィルターは、非無菌で供給され、ガンマ線照射もされ得る。Virosart(登録商標)CPVは二重層ポリエーテルスルホン不斉膜を利用し、4logより大きいパルボウイルスおよび6logのレトロウイルスを保持する。
供給溶液の前濾過は、フィルター性能に劇的な影響を及ぼし得る。前濾過は、典型的には、ウイルスフィルターの汚損をもたらし得る、例えばタンパク質凝集物、DNAおよびその他の微量物質等の不純物および夾雑物を除去することを目標とする。
本発明によれば、ウイルスフィルターの効力の顕著な増強が、陽イオン交換および内毒素除去媒体の両方の使用を含む前濾過段階により達成され得る。この文脈において、「媒体(単数)」または「媒体(複数)」という用語は、それぞれ陽イオン交換および内毒素除去段階を実施するためのいかなる手段をも包含するために用いられる。したがって、「陽イオン交換媒体」という用語は、具体的には、陽イオン交換樹脂、マトリックス、吸収装置等を包含するが、これらに限定されない。「内毒素除去媒体」という用語は、任意の正荷電膜表面、例えばクロマトグラフィー内毒素除去媒体、内毒素親和性除去媒体等を包含するが、これらに限定されない。
本発明の前濾過段階で用いるのに適した陽イオン交換媒体としては、Mustang(登録商標)S、Sartobind(登録商標)S、Viresolve(登録商標)Shield、SPFF、SPXL、Capto(登録商標)S、Poros(登録商標)50HS、Fractogel(登録商標)S、Hypercel(登録商標)D等(これらは市販されている)が挙げられるが、これらに限定されない。
本発明の前濾過段階で用いるのに適した内毒素除去媒体としては、Mustang(登録商標)E、Mustang(登録商標)Q、Sartobind(登録商標)Q、Chromasorb(登録商標)、Possidyne(登録商標)、Capto(登録商標)Q、QSFF、Poros(登録商標)Q、Fractogel(登録商標)Q等(これらは市販されている)が挙げられるが、これらに限定されない。
前濾過段階は、例えば、製造過程クロマトグラフィープールを採用して、内毒素除去および陽イオン交換媒体ならびにパルボウイルスフィルターを含む濾過列上でプールを処理することにより、実施され得る。内毒素除去および陽イオン交換媒体は、前濾過段階として作用し、パルボウイルスフィルターの能力は濾過列中の2つの段階の順序とは無関係である。濾過列は、単一段階として連続して作動し得るし、あるいはそれは、異なるユニット操作として操作され得る。例えば一実施形態では、クロマトグラフィープールが内毒素除去媒体上で先ず処理されて、収集されたプールは次に、陽イオン交換媒体上で処理され、その後のプールがパルボウイルスフィルターで濾過される。上記のように、工程配列において陽イオン交換媒体および内毒素除去媒体を適用する順番は、パルボウイルス濾過容量に影響しない。工程は、広範なpH範囲に亘って、例えばpH4〜10の範囲で操作することができ、最適フィルター能力は標的不純物プロファイルおよび生成物属性に左右される。同様に、タンパク質濃度は、広範囲に亘って、例えば1〜40g/Lで変わり得るが、パルボウイルスフィルターの質量処理量を限定しない。
本発明は、以下の実施例を参照することによりさらに理解されるであろう。しかしながらそれらは、本発明の範囲を限定するものではない。本開示全体を通しての引例は全て、その記載内容が参照により本明細書中に組入れられる。
材料および方法
1. タンパク質溶液
モノクローナル抗体の下流処理中のウイルス濾過はアフィニティークロマトグラフィー(捕捉段階)およびイオン交換段階(最終精製段階)の後に実施されるため、濾過実験は全て、商業的に適した製造過程でイオン交換(陽イオンまたは陰イオン交換)クロマトグラフィープールを用いて実施した。陽イオン交換ならびに陰イオン交換プールのmAb濃度およびプール伝導度は、それぞれ10mg/mlおよび10mS/cmならびに8mg/mlおよび4ms/cmであった。新鮮な供給原料(製造24時間以内)を用いて、あるいは製造後−70℃で冷凍し、使用前に4〜8℃で解凍した供給原料を用いて、濾過実験を実施した。新鮮な供給原料または凍結解凍供給原料を用いて得られた結果において、有意差は観察されなかった。タンパク質濃度は、UV−vis分光測光計(NanoDrop ND−1000、NanoDrop Technologies, Wilmington, DE)を用いて確定し、吸光度は280nmで測定した。
2. 膜
Viresolve(登録商標)Pro(Millipore Corp., Billerica, MA)パルボウイルス保持フィルターを用いて、濾過実験を実施した。Viresolve(登録商標)Pro膜は、非対称二重層構造を有し、ポリエーテルスルホン(PES)製である。膜構造は、20nmより大きいサイズのウイルスを保持し、一方、180kDa未満の分子量のタンパク質は膜を透過させるよう設計されている。この試験で評価したViresolve(登録商標)Proのための前置フィルターは、Viresolve(登録商標)Optiscale 40深層フィルター(Millipore Corp., Billerica, MA)、Fluorodyne EX Mini 0.2 μm滅菌フィルター(Pall Corp., East Hills, NY)およびMustang(登録商標)ファミリーからの膜吸収装置(Pall Corp., East Hills, NY)を包含した。膜吸収装置は、完全封入Acrodisc(登録商標)ユニットで売主から入手した。表1は、この試験に用いた前置フィルター全ての重要な特性(官能基、床容積、孔サイズ等)を要約する。
Figure 2017206529
3. 実験の設定
図1に示した特別仕様の装置を用いて、濾過実験を実施した。負荷物質、すなわち製造過程mAbプールを負荷レザバー中に入れて、異なる組合せの前置フィルターおよび市販パルボウイルスフィルターからなる濾過列を通して濾過した。全ての濾過実験において、一定濾過流量(Pmax)法を用いた。圧力変換器を各フィルターの上流に配置し、MillidaqまたはNetdaqシステムと連結して、差圧データを時間または質量処理量の一関数として記録した。パルボウイルスフィルターからの濾液をレザバー中に収集し、これを負荷セル上に保持して、質量処理量を時間の一関数として記録した。
結果および考察
哺乳動物細胞培養中で発現されるmAbの下流精製は、典型的には、第一段階として遠心分離および深層濾過を利用して、細胞および細胞破砕屑を除去し、その後、mAb捕捉および宿主細胞タンパク質(HCP)の除去のためにアフィニティークロマトグラフィー処理し、その後、陽イオン交換クロマトグラフィー、ウイルス濾過および陰イオン交換クロマトグラフィー処理して、不純物、例えば凝集物、ウイルス、浸出プロテインAおよびHCPをさらに除去する。この試験におけるほとんどの実験を、陽イオン交換プールを用いて実施し、陽イオン交換クロマトグラフィーは第二クロマトグラフィー段階であった。
図2は、異なる前置フィルターを用いて治療用mAb供給流を200L/m2/時間の一定流量でViresolve Proに通した差圧に関する実験データを示す。X軸は、ウイルスフィルター1平方メートル当たりの負荷されたmAbの質量を表す。Y軸は、ウイルスフィルターを通した差圧を質量処理量の関数として表す。深層フィルターが、滅菌フィルターと比較して、ウイルス濾過容量の数桁の大きさの増大を提供する、ということをデータは明白に示している。Bolton等(Bolton et al. Appl. Biochem. 43:55-63, 2006)が、NFPパルボウイルス保持フィルター(Millipore Corp.) に対する前置フィルターとしてのViresolve Prefilter(商標)(深層フィルター媒体)の効果を、ポリクローナルIgG溶液を用いて評価した際に、同様の観察が成された。能力の増大は、疎水性相互作用のための汚損物(変性タンパク質)の選択的吸着に起因すると、著者等は考えた。
深層フィルターは伝統的に、細胞培養流体の清澄化のために首尾よく用いられてきたが、しかし、例えば、パルボウイルス保持フィルターに対する前置フィルターとして、捕捉段階の下流に用いられる場合、特に考慮すべきかなりの数の限界が存在する。
(a)深層フィルターは基材安定性でなく、取り付け後の工程列の衛生を妨げ、開放型処理および汚染微生物増殖の可能性を生じる。
(b)深層フィルターの組成は重要構成成分として珪藻土を含み、これは、典型的には食品等級であり、品質の問題を提示する。
(c)珪藻土は一般的に、自然(十分に定義された化学的工程を欠く)から供給され、したがってロット毎の変動を示し得る。
(d)深層フィルターは、金属、β−グリカンおよびその他の不純物を濾し出す傾向もあり、下流操作に伴って、この掃去が実証され、確認される必要がある。
深層フィルターの下流のユニット操作は濾出し物の適切な掃去を提供するよう設計されなければならないので、これらの制限が工程開発に大きな重荷となる。しかしながら、濾出し物掃去の必要条件が満たされた場合でも、主要構成成分は自然から供給される、すなわち、それらは十分に定義された化学合成工程を欠くので、深層フィルターの特定ロットは、工程が清掃可能であるものより有意に高い濾出し物を有し得る、と懸念される理由がある。
したがって、これらの制限を示さない前置フィルターの開発に、高い関心がもたれてきた。上記のように、Brown等 (Brown et al. IBC’s 20th Antibody Development and Production, San Diego, CA , 2008) は、近年、強力な負荷電イオン交換剤であるMustang Sが、前置フィルターとして用いた場合、パルボウイルス保持フィルターの能力を数倍増大し得ることを示した。したがって、Viresolve(登録商標)Proに対する異なる前濾過媒体の作用を評価するために、実験を実行した。pH5.0および6.5での実験データを、図3(a)および(b)に示す。データは、陽イオン交換媒体がpH5.0で内毒素除去吸着剤をわずかに上回る利点を示したが、しかしその利点はpH6.5で消失したことを示す。両媒体の全体的能力は、滅菌フィルターを用いたものより高かった(図2);が、しかし、製造規模でのユニット操作を首尾よく実行するのに要する能力には有意に足りなかった。
陽イオン交換および内毒素除去媒体の両方が2つの異なる汚損物を除去し得、その両方が汚損物を濾過し得る、という仮説に基づいて、イオン交換および内毒素除去媒体の両方を含む新規の前濾過列を用いて、実験を設計した。実験結果を、図4(a)および(b)に示す(それぞれ、pH5.0およびpH6.5)。2つの媒体の組合せは媒体それ自体の各々より有意に良好である、ということをデータは明白に示している。例えば、pH5.0では、陽イオン交換および内毒素除去媒体の組合せは、20psaの差圧で、一桁より大きな能力改善を提供する。同様の傾向がpH6.5でも観察されたが、しかし全体的能力はpH5.0で得たものより低かった。それは、pHが低いほど不純物はより強固に除去されるためであると思われる。
MAb2での実験結果を、図5に示す。図4のデータと一致して、内毒素除去媒体および陽イオン交換媒体の両方を含有する新規の前濾過列は能力を大幅に増大したが、これは、内毒素除去媒体および陽イオン交換媒体が相乗的に作用して、2つの異なる種類の汚損物を除去することを示唆する。
結論
従来の研究は大多数が、パルボウイルス保持フィルターの能力を増大するための前置フィルターとして、深層フィルターまたは陽イオン交換膜吸着剤を使用することに集中していた。深層フィルターはウイルス濾過容量を増大するための強固な機序を提供するが、しかし濾出し物のようなそれらに伴う制限が、下流精製列における特定ステージへのそれらの適用を限定する。陽イオン交換膜吸着剤はいくつかのモノクローナル抗体(mAb)供給流に関するパルボウイルスフィルター能力を増大し得るが、しかしそれらはこの試験のデータで分かるように普遍的に適用可能であるというわけでなく、これは、多数の汚損物が存在し得る、これはパルボウイルス除去フィルターの性能をさらに改良するために対処する必要があることを示唆している。
本発明は、上記の実験結果により実証されるように、2つの態様を強調する。すなわち、(1)内毒素除去媒体それ自体は、前濾過のために用いた場合、パルボウイルスフィルターの能力を有効に増大し得る。そして(2)内毒素除去および陽イオン交換媒体を前濾過列で連結すると、パルボウイルス濾過容量を数倍増大することができ、原料コストを低下させて、製造規模でのウイルス濾過の成功裏の操作を促す。
ウイルス濾過試験のために用いられる実験準備の模式図である。 Viresolve Proパルボウイルス保持フィルターの能力に及ぼす滅菌および深層フィルターの作用を示す図である。pH5.5および伝導度8.5mS/cmで、実験を実施した。mAb濃度は約13g/Lであった。 Viresolve Proパルボウイルスフィルターの能力に及ぼす前置フィルターとしての陽イオン交換および内毒素除去膜吸着装置の作用を示す図である。MAb1に関してそれぞれpH5.0および6.5で、3(a)および3(b)のデータを得た。 Viresolve Proパルボウイルスフィルターの能力に及ぼす前置フィルターとしての陽イオン交換および内毒素除去膜吸着装置の作用を示す図である。MAb1に関してそれぞれpH5.0および6.5で、3(a)および3(b)のデータを得た。 MAb1に関するViresolve Proパルボウイルス保持フィルターの能力に及ぼす陽イオン交換および内毒素除去膜吸着装置の両方を含有する新規の前濾過トレインの作用を示す図である。それぞれpH5.0および6.5で、4(a)および4(b)のデータを得た。 MAb1に関するViresolve Proパルボウイルス保持フィルターの能力に及ぼす陽イオン交換および内毒素除去膜吸着装置の両方を含有する新規の前濾過トレインの作用を示す図である。それぞれpH5.0および6.5で、4(a)および4(b)のデータを得た。 MAb2に関するパルボウイルス保持フィルターの能力に及ぼす、陽イオン交換前濾過媒体と比較した場合の、陽イオン交換および内毒素除去膜吸着装置の両方を含有する新規の前濾過トレインの作用を示す図である。
前濾過段階は、例えば、製造過程クロマトグラフィープールを採用して、内毒素除去および陽イオン交換媒体ならびにパルボウイルスフィルターを含む濾過トレイン上でプールを処理することにより、実施され得る。内毒素除去および陽イオン交換媒体は、前濾過段階として作用し、パルボウイルスフィルターの能力は濾過トレイン中の2つの段階の順序とは無関係である。濾過トレインは、単一段階として連続して作動し得るし、あるいはそれは、異なるユニット操作として操作され得る。例えば一実施形態では、クロマトグラフィープールが内毒素除去媒体上で先ず処理されて、収集されたプールは次に、陽イオン交換媒体上で処理され、その後のプールがパルボウイルスフィルターで濾過される。上記のように、工程配列において陽イオン交換媒体および内毒素除去媒体を適用する順番は、パルボウイルス濾過容量に影響しない。工程は、広範なpH範囲に亘って、例えばpH4〜10の範囲で操作することができ、最適フィルター能力は標的不純物プロファイルおよび生成物属性に左右される。同様に、タンパク質濃度は、広範囲に亘って、例えば1〜40g/Lで変わり得るが、パルボウイルスフィルターの質量処理量を限定しない。
陽イオン交換および内毒素除去媒体の両方が2つの異なる汚損物を除去し得、その両方が汚損物を濾過し得る、という仮説に基づいて、イオン交換および内毒素除去媒体の両方を含む新規の前濾過トレインを用いて、実験を設計した。実験結果を、図4(a)および(b)に示す(それぞれ、pH5.0およびpH6.5)。2つの媒体の組合せは媒体それ自体の各々より有意に良好である、ということをデータは明白に示している。例えば、pH5.0では、陽イオン交換および内毒素除去媒体の組合せは、20psaの差圧で、一桁より大きな能力改善を提供する。同様の傾向がpH6.5でも観察されたが、しかし全体的能力はpH5.0で得たものより低かった。それは、pHが低いほど不純物はより強固に除去されるためであると思われる。
MAb2での実験結果を、図5に示す。図4のデータと一致して、内毒素除去媒体および陽イオン交換媒体の両方を含有する新規の前濾過トレインは能力を大幅に増大したが、これは、内毒素除去媒体および陽イオン交換媒体が相乗的に作用して、2つの異なる種類の汚損物を除去することを示唆する。
結論
従来の研究は大多数が、パルボウイルス保持フィルターの能力を増大するための前置フィルターとして、深層フィルターまたは陽イオン交換膜吸着剤を使用することに集中していた。深層フィルターはウイルス濾過容量を増大するための強固な機序を提供するが、しかし濾出し物のようなそれらに伴う制限が、下流精製トレインにおける特定ステージへのそれらの適用を限定する。陽イオン交換膜吸着剤はいくつかのモノクローナル抗体(mAb)供給流に関するパルボウイルスフィルター能力を増大し得るが、しかしそれらはこの試験のデータで分かるように普遍的に適用可能であるというわけでなく、これは、多数の汚損物が存在し得る、これはパルボウイルス除去フィルターの性能をさらに改良するために対処する必要があることを示唆している。
本発明は、上記の実験結果により実証されるように、2つの態様を強調する。すなわち、(1)内毒素除去媒体それ自体は、前濾過のために用いた場合、パルボウイルスフィルターの能力を有効に増大し得る。そして(2)内毒素除去および陽イオン交換媒体を前濾過トレインで連結すると、パルボウイルス濾過容量を数倍増大することができ、原料コストを低下させて、製造規模でのウイルス濾過の成功裏の操作を促す。

Claims (20)

  1. タンパク質精製中のウイルスフィルターの濾過容量の改良方法であって、精製されるべきタンパク質を含む組成物を、同時にまたはいずれかの順序で、陽イオン交換ステップおよび内毒素除去ステップに付した後、前記ウイルスフィルターに通すことを包含する方法。
  2. 前記ウイルスフィルターの孔サイズが直径約15〜約100nmである請求項1記載の方法。
  3. 前記ウイルスフィルターの孔サイズが直径約15〜約30nmである請求項2記載の方法。
  4. 前記ウイルスフィルターの孔サイズが約20nmである請求項3記載の方法。
  5. 除去されるべき前記ウイルスがパルボウイルスである請求項3または4記載の方法。
  6. 前記パルボウイルスの直径が約18〜約26nmである請求項5記載の方法。
  7. 前記タンパク質が抗体または抗体断片である請求項1記載の方法。
  8. 前記タンパク質が組換え抗体または抗体断片である請求項7記載の方法。
  9. 前記組換え抗体または抗体断片が哺乳動物宿主細胞中で産生される請求項8記載の方法。
  10. 前記哺乳動物宿主細胞がチャイニーズハムスター卵巣(CHO)細胞である請求項9記載の方法。
  11. 精製されるべき前記タンパク質を含む前記組成物が先ず陽イオン交換ステップに、その後、内毒素除去ステップに付された後に、ウイルス濾過される請求項1記載の方法。
  12. 精製されるべき前記タンパク質を含む前記組成物が先ず内毒素除去ステップに、その後、陽イオン交換ステップに付された後に、ウイルス濾過される請求項1記載の方法。
  13. 精製されるべき前記タンパク質を含む前記組成物が内毒素除去ステップおよび陽イオン交換ステップに同時に付された後に、ウイルス濾過される請求項1記載の方法。
  14. 前記内毒素除去ステップ直後にウイルス濾過される請求項11記載の方法。
  15. 前記陽イオン交換ステップ直後にウイルス濾過される請求項12記載の方法。
  16. 前記同時の内毒素除去および陽イオン交換ステップ直後にウイルス濾過される請求項13記載の方法。
  17. ウイルス濾過がpH約4〜約10で実施される請求項1記載の方法。
  18. 前記組成物中のタンパク質濃度が約1〜40g/Lである請求項1記載の方法。
  19. 前記抗体が、HER1(EGFR)、HER2、HER3、HER4、VEGF、CD20、CD22、CD11a、CD11b、CD11c、CD18、ICAM、VLA−4、VCAM、IL−17Aおよび/またはF、IgE、DR5、CD40、Apo2L/TRAIL、EGFL7、NRP1、有糸分裂活性化プロテインキナーゼ(MAPK)およびD因子からなる群から選択される1つ以上の抗原に対するものである請求項8記載の方法。
  20. 前記抗体が、抗エストロゲン受容体抗体、抗プロゲステロン受容体抗体、抗p53抗体、抗カテプシンD抗体、抗Bcl−2抗体、抗E−カドヘリン抗体、抗CA125抗体、抗CA15−3抗体、抗CA19−9抗体、抗c−erbB−2抗体、抗P−糖タンパク質抗体、抗CEA抗体、抗網膜芽細胞腫タンパク質抗体、抗ras腫瘍性タンパク質抗体、抗ルイスX抗体、抗Ki−67抗体、抗PCNA抗体、抗CD3抗体、抗CD4抗体、抗CD5抗体、抗CD7抗体、抗CD8抗体、抗CD9/p24抗体、抗CD10抗体、抗CD11c抗体、抗CD13抗体、抗CD14抗体、抗CD15抗体、抗CD19抗体、抗CD23抗体、抗CD30抗体、抗CD31抗体、抗CD33抗体、抗CD34抗体、抗CD35抗体、抗CD38抗体、抗CD41抗体、抗LCA/CD45抗体、抗CD45RO抗体、抗CD45RA抗体、抗CD39抗体、抗CD100抗体、抗CD95/Fas抗体、抗CD99抗体、抗CD106抗体、抗ユビキチン抗体、抗CD71抗体、抗c−myc抗体、抗サイトケラチン抗体、抗ビメンチン抗体、抗HPVタンパク質抗体、抗カッパ軽鎖抗体、抗ラムダ軽鎖抗体、抗メラノソーム抗体、抗前立腺特異的抗原抗体、抗S−100抗体、抗タウ抗原抗体、抗フィブリン抗体、抗ケラチン抗体および抗Tn−抗原抗体からなる群から選択される請求項8記載の方法。
JP2017121588A 2009-08-06 2017-06-21 タンパク質精製におけるウイルス除去の改良方法 Pending JP2017206529A (ja)

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
US23181109P 2009-08-06 2009-08-06
US61/231,811 2009-08-06

Related Parent Applications (1)

Application Number Title Priority Date Filing Date
JP2012523983A Division JP2013501075A (ja) 2009-08-06 2010-08-06 タンパク質精製におけるウイルス除去の改良方法

Related Child Applications (1)

Application Number Title Priority Date Filing Date
JP2019163497A Division JP2020023491A (ja) 2009-08-06 2019-09-09 タンパク質精製におけるウイルス除去の改良方法

Publications (2)

Publication Number Publication Date
JP2017206529A true JP2017206529A (ja) 2017-11-24
JP2017206529A5 JP2017206529A5 (ja) 2018-01-11

Family

ID=42985499

Family Applications (7)

Application Number Title Priority Date Filing Date
JP2012523983A Withdrawn JP2013501075A (ja) 2009-08-06 2010-08-06 タンパク質精製におけるウイルス除去の改良方法
JP2015252787A Pending JP2016106096A (ja) 2009-08-06 2015-12-25 タンパク質精製におけるウイルス除去の改良方法
JP2017121588A Pending JP2017206529A (ja) 2009-08-06 2017-06-21 タンパク質精製におけるウイルス除去の改良方法
JP2019163497A Withdrawn JP2020023491A (ja) 2009-08-06 2019-09-09 タンパク質精製におけるウイルス除去の改良方法
JP2022185354A Withdrawn JP2023029853A (ja) 2009-08-06 2022-11-21 タンパク質精製におけるウイルス除去の改良方法
JP2024159627A Pending JP2025003999A (ja) 2009-08-06 2024-09-13 タンパク質精製におけるウイルス除去の改良方法
JP2026030114A Pending JP2026108642A (ja) 2009-08-06 2026-02-26 タンパク質精製におけるウイルス除去の改良方法

Family Applications Before (2)

Application Number Title Priority Date Filing Date
JP2012523983A Withdrawn JP2013501075A (ja) 2009-08-06 2010-08-06 タンパク質精製におけるウイルス除去の改良方法
JP2015252787A Pending JP2016106096A (ja) 2009-08-06 2015-12-25 タンパク質精製におけるウイルス除去の改良方法

Family Applications After (4)

Application Number Title Priority Date Filing Date
JP2019163497A Withdrawn JP2020023491A (ja) 2009-08-06 2019-09-09 タンパク質精製におけるウイルス除去の改良方法
JP2022185354A Withdrawn JP2023029853A (ja) 2009-08-06 2022-11-21 タンパク質精製におけるウイルス除去の改良方法
JP2024159627A Pending JP2025003999A (ja) 2009-08-06 2024-09-13 タンパク質精製におけるウイルス除去の改良方法
JP2026030114A Pending JP2026108642A (ja) 2009-08-06 2026-02-26 タンパク質精製におけるウイルス除去の改良方法

Country Status (25)

Country Link
US (5) US10662237B2 (ja)
EP (4) EP4786482A2 (ja)
JP (7) JP2013501075A (ja)
KR (3) KR101844859B1 (ja)
CN (2) CN102712691A (ja)
AU (1) AU2010292897B2 (ja)
BR (1) BR112012002574A2 (ja)
CA (1) CA2770235C (ja)
DK (1) DK2462158T3 (ja)
ES (1) ES2662529T3 (ja)
HR (1) HRP20180309T1 (ja)
HU (1) HUE038451T2 (ja)
IL (3) IL217740B (ja)
LT (1) LT2462158T (ja)
MX (1) MX346115B (ja)
MY (1) MY188566A (ja)
NO (1) NO2462158T3 (ja)
NZ (1) NZ597809A (ja)
PL (1) PL2462158T3 (ja)
PT (1) PT2462158T (ja)
RU (1) RU2573894C2 (ja)
SG (1) SG178276A1 (ja)
SI (1) SI2462158T1 (ja)
WO (1) WO2011031397A1 (ja)
ZA (1) ZA201200626B (ja)

Families Citing this family (17)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US8911964B2 (en) 2006-09-13 2014-12-16 Abbvie Inc. Fed-batch method of making human anti-TNF-alpha antibody
TW201516149A (zh) 2006-09-13 2015-05-01 Abbvie Inc 細胞培養改良
CA2932207A1 (en) 2008-10-20 2010-12-09 Abbvie Inc. Isolation and purification of antibodies using protein a affinity chromatography
CN104974251A (zh) 2008-10-20 2015-10-14 Abbvie公司 在抗体纯化过程中的病毒灭活
EP4786482A2 (en) 2009-08-06 2026-08-05 F. Hoffmann-La Roche AG Virus filtration methods
TW201302793A (zh) 2010-09-03 2013-01-16 Glaxo Group Ltd 新穎之抗原結合蛋白
PL2697369T3 (pl) 2011-03-25 2018-12-31 F.Hoffmann-La Roche Ag Nowe sposoby oczyszczania białek
DE102011105525B4 (de) * 2011-06-24 2015-03-26 Sartorius Stedim Biotech Gmbh Verfahren zur Abtrennung von Biopolymer-Aggregaten und Viren aus einem Fluid
US9096648B2 (en) 2011-08-19 2015-08-04 Emd Millipore Corporation Methods of reducing level of one or more impurities in a sample during protein purification
PL2794635T3 (pl) 2011-12-22 2019-02-28 F.Hoffmann-La Roche Ag Membranowa chromatografia jonowymienna
SG11201601823TA (en) 2013-09-13 2016-04-28 Genentech Inc Methods and compositions comprising purified recombinant polypeptides
PL3044323T3 (pl) 2013-09-13 2022-06-27 F.Hoffmann-La Roche Ag Sposoby wykrywania i ilościowego oznaczania białka komórki gospodarza w liniach komórkowych
DK3209767T3 (da) * 2014-10-21 2020-11-02 Gennova Biopharmaceuticals Ltd Hidtil ukendt oprensningsfremgangsmåde til isolering og kommerciel fremstilling af rekombinant tnk-tpa (tenecteplase)
ES2936088T3 (es) * 2015-03-23 2023-03-14 Alexion Pharma Inc Filtración de virus
EP3639911B1 (en) * 2017-06-12 2024-07-31 Asahi Kasei Medical Co., Ltd. Filtration method for protein-containing liquid
AU2018392697B2 (en) * 2017-12-21 2025-08-14 Genzyme Corporation Methods for enhanced removal of impurities during protein a chromatography
TWI871300B (zh) * 2019-01-28 2025-02-01 美商安進公司 藉由將藥物物質和藥物產品過程整體化的生物製劑製造之連續製造過程

Citations (7)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JPH07265691A (ja) * 1994-03-30 1995-10-17 Sunstar Inc エンドトキシン吸着除去剤および除去方法
JPH11509554A (ja) * 1996-02-06 1999-08-24 ベーリンガー マンハイム ゲゼルシャフト ミット ベシュレンクテル ハフツング 精製核酸の製法及びその使用
JP2002541155A (ja) * 1999-04-01 2002-12-03 キャンタブ ファーマシューティカルズ リサーチ リミティド 生物学的調製物の精製
JP2006249082A (ja) * 2005-03-08 2006-09-21 Pharmacia & Upjohn Co Llc 低減レベルの内毒素を有する抗m−csf抗体組成物
WO2007108955A1 (en) * 2006-03-20 2007-09-27 Medarex, Inc. Protein purification
JP2008500959A (ja) * 2004-01-30 2008-01-17 スオメン プナイネン リスティ ヴェリパルヴェル ウイルスについて安全な免疫グロブリンの製造方法
WO2009017491A1 (en) * 2006-06-14 2009-02-05 Smithkline Beecham Corporation Methods for purifying antibodies using ceramic hydroxyapatite

Family Cites Families (62)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
FR2413974A1 (fr) 1978-01-06 1979-08-03 David Bernard Sechoir pour feuilles imprimees par serigraphie
WO1981001145A1 (en) 1979-10-18 1981-04-30 Univ Illinois Hydrolytic enzyme-activatible pro-drugs
US4399216A (en) 1980-02-25 1983-08-16 The Trustees Of Columbia University Processes for inserting DNA into eucaryotic cells and for producing proteinaceous materials
US4816567A (en) 1983-04-08 1989-03-28 Genentech, Inc. Recombinant immunoglobin preparations
US4676980A (en) 1985-09-23 1987-06-30 The United States Of America As Represented By The Secretary Of The Department Of Health And Human Services Target specific cross-linked heteroantibodies
IL85035A0 (en) 1987-01-08 1988-06-30 Int Genetic Eng Polynucleotide molecule,a chimeric antibody with specificity for human b cell surface antigen,a process for the preparation and methods utilizing the same
GB8705477D0 (en) 1987-03-09 1987-04-15 Carlton Med Prod Drug delivery systems
US4975278A (en) 1988-02-26 1990-12-04 Bristol-Myers Company Antibody-enzyme conjugates in combination with prodrugs for the delivery of cytotoxic agents to tumor cells
CA1338518C (en) 1987-09-23 1996-08-13 Joyce M. Zarling Antibody heteroconjugates for the killing of hiv-infected cells
JPH04501201A (ja) 1987-12-21 1992-03-05 ジ・アップジョン・カンパニー 発芽植物種子類のアグロバクテリウム媒介形質転換
GB8823869D0 (en) 1988-10-12 1988-11-16 Medical Res Council Production of antibodies
JPH02198687A (ja) 1989-01-26 1990-08-07 Asahi Chem Ind Co Ltd 純水の製造方法
JPH038759A (ja) 1989-03-16 1991-01-16 Sumitomo Metal Ind Ltd 半導体磁器物質
DE3920358A1 (de) 1989-06-22 1991-01-17 Behringwerke Ag Bispezifische und oligospezifische, mono- und oligovalente antikoerperkonstrukte, ihre herstellung und verwendung
EP0739904A1 (en) 1989-06-29 1996-10-30 Medarex, Inc. Bispecific reagents for aids therapy
ES2246502T3 (es) 1990-08-29 2006-02-16 Genpharm International, Inc. Animales no humanos transgenicos capaces de producir anticuerpos heterologos.
US5661016A (en) 1990-08-29 1997-08-26 Genpharm International Inc. Transgenic non-human animals capable of producing heterologous antibodies of various isotypes
US5625126A (en) 1990-08-29 1997-04-29 Genpharm International, Inc. Transgenic non-human animals for producing heterologous antibodies
US5633425A (en) 1990-08-29 1997-05-27 Genpharm International, Inc. Transgenic non-human animals capable of producing heterologous antibodies
US5545806A (en) 1990-08-29 1996-08-13 Genpharm International, Inc. Ransgenic non-human animals for producing heterologous antibodies
WO1992020373A1 (en) 1991-05-14 1992-11-26 Repligen Corporation Heteroconjugate antibodies for treatment of hiv infection
EP0590058B1 (en) 1991-06-14 2003-11-26 Genentech, Inc. HUMANIZED Heregulin ANTIBODy
WO1993008829A1 (en) 1991-11-04 1993-05-13 The Regents Of The University Of California Compositions that mediate killing of hiv-infected cells
DE69233528T2 (de) 1991-11-25 2006-03-16 Enzon, Inc. Verfahren zur Herstellung von multivalenten antigenbindenden Proteinen
DE69308573T2 (de) 1992-08-17 1997-08-07 Genentech Inc Bispezifische immunoadhesine
WO1995001797A1 (en) * 1993-07-09 1995-01-19 Smithkline Beecham Corporation Protein purification
JP4057049B2 (ja) 1993-09-21 2008-03-05 ヘモソル インコーポレーテッド 置換クロマトグラフィー法および精製ヘモグロビン産物
CA2106612C (en) 1993-09-21 2001-02-06 Diana Pliura Displacement chromatography process
JP3415222B2 (ja) 1993-10-20 2003-06-09 東洋濾紙株式会社 エンドトキシン吸着能を有するポリエーテルサルホン又はスルホン化ポリエーテルサルホン微孔膜
EP0772488B1 (en) 1994-07-28 2001-01-31 Millipore Corporation Porous composite membrane and process
US5731168A (en) 1995-03-01 1998-03-24 Genentech, Inc. Method for making heteromultimeric polypeptides
US5641870A (en) 1995-04-20 1997-06-24 Genentech, Inc. Low pH hydrophobic interaction chromatography for antibody purification
FR2737730B1 (fr) * 1995-08-10 1997-09-05 Pasteur Merieux Serums Vacc Procede de purification de virus par chromatographie
TW505655B (en) 1997-10-14 2002-10-11 Tanox Inc Enhanced aggregate removal from bulk-biologicals using ion exchange chromatography
DE60028210T2 (de) 1999-07-30 2007-03-08 Genentech, Inc., South San Francisco Geladene filtrationmembranen und deren verwendungen
ES2184594B1 (es) 2001-01-17 2004-01-01 Probitas Pharma Sa Procedimiento para la produccion de gammaglobulina g humana inactivada de virus.
US6806355B2 (en) 2001-08-14 2004-10-19 Statens Serum Institut Purification process for large scale production of Gc-globulin, the Gc-globulin produced hereby, a use of Gc.globulin and a Gc-globulin medicinal product
US7118675B2 (en) 2002-02-04 2006-10-10 Millipore Corporation Process for removing protein aggregates and virus from a protein solution
SI1501369T1 (sl) 2002-04-26 2015-10-30 Genentech, Inc. Neafinitetno čiščenje proteinov
SI1545574T1 (sl) 2002-09-13 2014-10-30 Biogen Idec Inc. Postopek za čiščenje polipeptidov s simulirano "moving bed" kromatografijo
US20040116676A1 (en) 2002-09-30 2004-06-17 Hotta Joann Methods for removal of contaminants from blood product solutions
EP1403274A1 (en) 2002-09-30 2004-03-31 Meristem Therapeutics Process for the purification of recombinant proteins from complex media and purified proteins obtained thereby
GB0304576D0 (en) 2003-02-28 2003-04-02 Lonza Biologics Plc Protein a chromatography
US20060257972A1 (en) 2003-03-31 2006-11-16 Takashi Ishihara Purification of human monoclonal antibody and human polyclonal antibody
KR101224235B1 (ko) 2003-04-11 2013-01-25 메디뮨 엘엘씨 재조합 il­9 항체 및 그의 용도
PT2418220T (pt) * 2003-12-10 2017-10-04 Squibb & Sons Llc Anticorpos contra interferão alfa e suas utilizações
NZ576986A (en) 2004-01-30 2010-12-24 Shire Pharmaceuticals Ireland Ltd Production and purification of recombinant arylsulfatase A
US7390403B2 (en) 2004-03-19 2008-06-24 Millipore Corporation Prefilter system for biological systems
EP1888208B1 (en) 2004-10-21 2012-11-14 Statens Serum Institut A method comprising nanofiltration to obtain an mbl product safe from infectious agents
EP1854810A1 (en) 2006-05-09 2007-11-14 PanGenetics B.V. Deimmunized antagonistic anti-human CD40 monoclonal antibody from the ch5D12 antibody
KR20090058532A (ko) 2006-08-28 2009-06-09 아레스 트레이딩 에스.에이. Fc­융합 단백질을 정제하는 방법
US20080132688A1 (en) 2006-09-22 2008-06-05 Amgen Inc. Methods for Removing Viral Contaminants During Protein Purification
WO2008070344A2 (en) 2006-10-27 2008-06-12 Lpath, Inc. Compositions and methods for binding sphingosine-1-phosphate
WO2008073620A2 (en) 2006-11-02 2008-06-19 Neose Technologies, Inc. Manufacturing process for the production of polypeptides expressed in insect cell-lines
MX2009004974A (es) 2006-11-08 2009-05-20 Wyeth Corp Medios diseñado racionalmente para cultivo celular.
WO2008136398A1 (ja) 2007-04-26 2008-11-13 Chugai Seiyaku Kabushiki Kaisha 高濃度アミノ酸含有培地を用いた細胞の培養方法
CN101945890A (zh) 2007-12-21 2011-01-12 健泰科生物技术公司 抗cd20抗体的结晶
CN103396480A (zh) 2008-05-15 2013-11-20 诺沃—诺迪斯克有限公司 抗体纯化方法
JP5755136B2 (ja) * 2009-03-27 2015-07-29 旭化成メディカル株式会社 高濃度モノクローナル抗体溶液中のウイルス除去方法
US8546548B2 (en) 2009-05-27 2013-10-01 Baxter International Inc. Method to produce a highly concentrated immunoglobulin preparation for subcutaneous use
EP4786482A2 (en) * 2009-08-06 2026-08-05 F. Hoffmann-La Roche AG Virus filtration methods
BR112012004697B8 (pt) 2009-09-01 2021-05-25 Genentech Inc método para purificar um polipeptídeo compreendendo uma região ch2/ch3

Patent Citations (7)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JPH07265691A (ja) * 1994-03-30 1995-10-17 Sunstar Inc エンドトキシン吸着除去剤および除去方法
JPH11509554A (ja) * 1996-02-06 1999-08-24 ベーリンガー マンハイム ゲゼルシャフト ミット ベシュレンクテル ハフツング 精製核酸の製法及びその使用
JP2002541155A (ja) * 1999-04-01 2002-12-03 キャンタブ ファーマシューティカルズ リサーチ リミティド 生物学的調製物の精製
JP2008500959A (ja) * 2004-01-30 2008-01-17 スオメン プナイネン リスティ ヴェリパルヴェル ウイルスについて安全な免疫グロブリンの製造方法
JP2006249082A (ja) * 2005-03-08 2006-09-21 Pharmacia & Upjohn Co Llc 低減レベルの内毒素を有する抗m−csf抗体組成物
WO2007108955A1 (en) * 2006-03-20 2007-09-27 Medarex, Inc. Protein purification
WO2009017491A1 (en) * 2006-06-14 2009-02-05 Smithkline Beecham Corporation Methods for purifying antibodies using ceramic hydroxyapatite

Non-Patent Citations (2)

* Cited by examiner, † Cited by third party
Title
NEW BIOTECHNOLOGY, vol. 25(5), JPN6017004511, June 2009 (2009-06-01), pages 287 - 293, ISSN: 0004024906 *
PROTEIN EXPRESSION AND PURIFICATION, vol. 64(1), JPN6017004510, March 2009 (2009-03-01), pages 76 - 81, ISSN: 0004024905 *

Also Published As

Publication number Publication date
EP2462158B1 (en) 2018-01-10
IL273486B (en) 2022-04-01
BR112012002574A2 (pt) 2020-11-03
DK2462158T3 (en) 2018-03-05
KR20180035936A (ko) 2018-04-06
CN106905413A (zh) 2017-06-30
HUE038451T2 (hu) 2018-10-29
ZA201200626B (en) 2013-06-26
ES2662529T3 (es) 2018-04-06
US20220306726A1 (en) 2022-09-29
SG178276A1 (en) 2012-03-29
KR20190018041A (ko) 2019-02-20
IL287431A (en) 2021-12-01
CA2770235A1 (en) 2011-03-17
JP2013501075A (ja) 2013-01-10
EP4786482A2 (en) 2026-08-05
RU2012108318A (ru) 2013-09-20
US20250282850A1 (en) 2025-09-11
SI2462158T1 (en) 2018-04-30
US20200347118A1 (en) 2020-11-05
MY188566A (en) 2021-12-22
CA2770235C (en) 2021-06-29
KR101844859B1 (ko) 2018-05-18
AU2010292897B2 (en) 2016-01-07
RU2573894C2 (ru) 2016-01-27
WO2011031397A1 (en) 2011-03-17
NZ597809A (en) 2014-05-30
IL217740A0 (en) 2012-03-29
EP4559926A2 (en) 2025-05-28
AU2010292897A1 (en) 2012-02-16
EP3309168B1 (en) 2026-07-08
PL2462158T3 (pl) 2018-05-30
EP3309168A1 (en) 2018-04-18
JP2023029853A (ja) 2023-03-07
EP2462158A1 (en) 2012-06-13
CN102712691A (zh) 2012-10-03
PT2462158T (pt) 2018-02-23
NO2462158T3 (ja) 2018-06-09
MX2012001659A (es) 2012-04-30
IL273486A (en) 2020-05-31
EP3309168C0 (en) 2026-07-08
JP2026108642A (ja) 2026-06-30
JP2020023491A (ja) 2020-02-13
JP2016106096A (ja) 2016-06-16
US11225513B2 (en) 2022-01-18
EP4559926A3 (en) 2025-08-06
US20110034674A1 (en) 2011-02-10
JP2025003999A (ja) 2025-01-14
MX346115B (es) 2017-03-08
IL217740B (en) 2020-04-30
KR20130051431A (ko) 2013-05-20
HRP20180309T1 (hr) 2018-03-23
US20240083980A1 (en) 2024-03-14
US10662237B2 (en) 2020-05-26
LT2462158T (lt) 2018-03-26

Similar Documents

Publication Publication Date Title
US20240083980A1 (en) Method to improve virus filtration capacity
RU2594163C2 (ru) Способы очистки полипептидов
KR100960211B1 (ko) 이온 교환 크로마토그래피에 의한 단백질 정제 방법
JP2021138769A (ja) タンパク質精製
TW201840580A (zh) 純化抗體的方法
JP2001510483A (ja) タンパク質の回収
CN102573459A (zh) 粘度降低的浓缩多肽制剂
HK1239715A1 (en) Method to improve virus removal in protein purification
HK1174339A (en) Method to improve virus removal in protein purification

Legal Events

Date Code Title Description
A621 Written request for application examination

Free format text: JAPANESE INTERMEDIATE CODE: A621

Effective date: 20170703

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20170721

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20171027

A131 Notification of reasons for refusal

Free format text: JAPANESE INTERMEDIATE CODE: A131

Effective date: 20180717

A601 Written request for extension of time

Free format text: JAPANESE INTERMEDIATE CODE: A601

Effective date: 20181015

A02 Decision of refusal

Free format text: JAPANESE INTERMEDIATE CODE: A02

Effective date: 20190507