DE60209486T2 - Pyranoindazole und ihre verwendung in der glaukombehandlung - Google Patents
Pyranoindazole und ihre verwendung in der glaukombehandlung Download PDFInfo
- Publication number
- DE60209486T2 DE60209486T2 DE60209486T DE60209486T DE60209486T2 DE 60209486 T2 DE60209486 T2 DE 60209486T2 DE 60209486 T DE60209486 T DE 60209486T DE 60209486 T DE60209486 T DE 60209486T DE 60209486 T2 DE60209486 T2 DE 60209486T2
- Authority
- DE
- Germany
- Prior art keywords
- alkyl
- indazol
- pyrano
- tetrahydro
- hydrogen
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- KJQBHOJNTQICKU-UHFFFAOYSA-N pyrano[2,3-g]indazole Chemical compound O1C=CC=C2C3=NN=CC3=CC=C21 KJQBHOJNTQICKU-UHFFFAOYSA-N 0.000 title description 6
- 125000000217 alkyl group Chemical group 0.000 claims description 132
- 150000001875 compounds Chemical class 0.000 claims description 91
- 239000001257 hydrogen Substances 0.000 claims description 76
- 229910052739 hydrogen Inorganic materials 0.000 claims description 76
- 150000002431 hydrogen Chemical class 0.000 claims description 43
- 229910052736 halogen Inorganic materials 0.000 claims description 40
- 150000002367 halogens Chemical class 0.000 claims description 39
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 33
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 33
- -1 (S) -2-Aminopropyl Chemical group 0.000 claims description 24
- 208000010412 Glaucoma Diseases 0.000 claims description 22
- 229920006395 saturated elastomer Polymers 0.000 claims description 18
- 125000003545 alkoxy group Chemical group 0.000 claims description 14
- 229910052760 oxygen Inorganic materials 0.000 claims description 13
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 claims description 12
- 229910052757 nitrogen Inorganic materials 0.000 claims description 12
- 125000004070 6 membered heterocyclic group Chemical group 0.000 claims description 11
- 229910052799 carbon Inorganic materials 0.000 claims description 11
- 125000005842 heteroatom Chemical group 0.000 claims description 11
- 229910052717 sulfur Inorganic materials 0.000 claims description 11
- 125000004414 alkyl thio group Chemical group 0.000 claims description 10
- UZFMOKQJFYMBGY-UHFFFAOYSA-N 4-hydroxy-TEMPO Chemical compound CC1(C)CC(O)CC(C)(C)N1[O] UZFMOKQJFYMBGY-UHFFFAOYSA-N 0.000 claims description 9
- 125000002373 5 membered heterocyclic group Chemical group 0.000 claims description 9
- 125000000623 heterocyclic group Chemical group 0.000 claims description 9
- 230000027455 binding Effects 0.000 claims description 7
- 125000004093 cyano group Chemical group *C#N 0.000 claims description 7
- CMXWVAVWKSWVHD-WPRPVWTQSA-N (8s)-1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1C[C@@H](O)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 CMXWVAVWKSWVHD-WPRPVWTQSA-N 0.000 claims description 6
- CMXWVAVWKSWVHD-UHFFFAOYSA-N 1-(2-aminopropyl)-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(CC(N)C)N=CC3=CC=C21 CMXWVAVWKSWVHD-UHFFFAOYSA-N 0.000 claims description 6
- CMXWVAVWKSWVHD-PEHGTWAWSA-N 1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 CMXWVAVWKSWVHD-PEHGTWAWSA-N 0.000 claims description 6
- XBLUWEDVRLIKKZ-BQDOLQKVSA-N 1-[(2s)-2-aminopropyl]-9-methoxy-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound C1=C2C=NN(C[C@H](C)N)C2=C2C(OC)C(O)COC2=C1 XBLUWEDVRLIKKZ-BQDOLQKVSA-N 0.000 claims description 6
- 238000004519 manufacturing process Methods 0.000 claims description 6
- CMXWVAVWKSWVHD-WCBMZHEXSA-N (8r)-1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1C[C@H](O)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 CMXWVAVWKSWVHD-WCBMZHEXSA-N 0.000 claims description 5
- 125000004432 carbon atom Chemical group C* 0.000 claims description 5
- 239000003814 drug Substances 0.000 claims description 5
- DEEMZCJFZLXGNK-WCBMZHEXSA-N (8r)-1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-amine Chemical compound O1C[C@H](N)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 DEEMZCJFZLXGNK-WCBMZHEXSA-N 0.000 claims description 4
- BDBRDIOLDIDDBC-UHFFFAOYSA-N 1-(2-aminopropyl)-2,7,8,9-tetrahydropyrano[3,2-e]indazol-8-ol Chemical compound O1CC(O)CC2=C3C(CC(N)C)=NNC3=CC=C21 BDBRDIOLDIDDBC-UHFFFAOYSA-N 0.000 claims description 4
- KBTZWUSQXRDPLO-UHFFFAOYSA-N 1-(pyrrolidin-2-ylmethyl)-2,7,8,9-tetrahydropyrano[3,2-e]indazol-8-ol Chemical compound C12=C3CC(O)COC3=CC=C2NN=C1CC1CCCN1 KBTZWUSQXRDPLO-UHFFFAOYSA-N 0.000 claims description 4
- BDBRDIOLDIDDBC-JAMMHHFISA-N 1-[(2s)-2-aminopropyl]-2,7,8,9-tetrahydropyrano[3,2-e]indazol-8-ol Chemical compound O1CC(O)CC2=C3C(C[C@@H](N)C)=NNC3=CC=C21 BDBRDIOLDIDDBC-JAMMHHFISA-N 0.000 claims description 4
- PUERTKRLEDJNLG-PEHGTWAWSA-N 1-[(2s)-2-aminopropyl]-3-methyl-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(C[C@@H](N)C)N=C(C)C3=CC=C21 PUERTKRLEDJNLG-PEHGTWAWSA-N 0.000 claims description 4
- PFXYEUFBVBMKCN-IENPIDJESA-N 1-[(2s)-2-aminopropyl]-3-methyl-8,9-dihydro-7h-pyrano[3,2-e]indazol-8-ol Chemical compound O1CC(O)CC2=C3C(C[C@@H](N)C)=NN(C)C3=CC=C21 PFXYEUFBVBMKCN-IENPIDJESA-N 0.000 claims description 4
- SHGJSXRJPQGPHW-AQUGYRSOSA-N 1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazole-8,9-diol Chemical compound O1CC(O)C(O)C2=C3N(C[C@@H](N)C)N=CC3=CC=C21 SHGJSXRJPQGPHW-AQUGYRSOSA-N 0.000 claims description 4
- CHWLBIBDOCQWPD-NUHJPDEHSA-N 1-[(2s)-2-aminopropyl]-n,n-dimethyl-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-amine Chemical compound O1CC(N(C)C)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 CHWLBIBDOCQWPD-NUHJPDEHSA-N 0.000 claims description 4
- WUGLNDCSOCWOJZ-RGURZIINSA-N [1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-yl]methanol Chemical compound O1CC(CO)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 WUGLNDCSOCWOJZ-RGURZIINSA-N 0.000 claims description 4
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 4
- 230000004406 elevated intraocular pressure Effects 0.000 claims description 4
- 230000004493 normal intraocular pressure Effects 0.000 claims description 4
- 239000008194 pharmaceutical composition Substances 0.000 claims description 4
- LJIAOTXPUVIHEY-JAVCKPHESA-N 1-[(2s)-2-aminopropyl]-5-fluoro-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(C[C@@H](N)C)N=CC3=CC(F)=C21 LJIAOTXPUVIHEY-JAVCKPHESA-N 0.000 claims description 3
- 102000040125 5-hydroxytryptamine receptor family Human genes 0.000 claims description 3
- 108091032151 5-hydroxytryptamine receptor family Proteins 0.000 claims description 3
- 229940079593 drug Drugs 0.000 claims description 3
- 230000003213 activating effect Effects 0.000 claims description 2
- 125000005843 halogen group Chemical group 0.000 claims description 2
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 claims 2
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 119
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 74
- 239000000203 mixture Substances 0.000 description 67
- QZAYGJVTTNCVMB-UHFFFAOYSA-N serotonin Chemical compound C1=C(O)C=C2C(CCN)=CNC2=C1 QZAYGJVTTNCVMB-UHFFFAOYSA-N 0.000 description 66
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 53
- 235000019439 ethyl acetate Nutrition 0.000 description 47
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 40
- 239000000047 product Substances 0.000 description 38
- 239000000243 solution Substances 0.000 description 36
- OKKJLVBELUTLKV-UHFFFAOYSA-N methanol Substances OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 31
- 239000007787 solid Substances 0.000 description 29
- 239000000377 silicon dioxide Substances 0.000 description 26
- 239000003921 oil Substances 0.000 description 25
- 238000004587 chromatography analysis Methods 0.000 description 24
- 230000004410 intraocular pressure Effects 0.000 description 21
- 239000000284 extract Substances 0.000 description 19
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 18
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 17
- 239000000556 agonist Substances 0.000 description 17
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 15
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 15
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 14
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 12
- 238000006243 chemical reaction Methods 0.000 description 12
- 238000000034 method Methods 0.000 description 12
- 239000011541 reaction mixture Substances 0.000 description 11
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 10
- 239000000706 filtrate Substances 0.000 description 10
- 238000009472 formulation Methods 0.000 description 10
- 102000005962 receptors Human genes 0.000 description 10
- 108020003175 receptors Proteins 0.000 description 10
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 9
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 9
- 235000017557 sodium bicarbonate Nutrition 0.000 description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 8
- OAYLNYINCPYISS-UHFFFAOYSA-N ethyl acetate;hexane Chemical compound CCCCCC.CCOC(C)=O OAYLNYINCPYISS-UHFFFAOYSA-N 0.000 description 8
- 230000001965 increasing effect Effects 0.000 description 8
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 7
- 210000004556 brain Anatomy 0.000 description 7
- 210000004027 cell Anatomy 0.000 description 7
- 210000003169 central nervous system Anatomy 0.000 description 7
- 239000003795 chemical substances by application Substances 0.000 description 7
- 238000001914 filtration Methods 0.000 description 7
- 229910000027 potassium carbonate Inorganic materials 0.000 description 7
- 238000003756 stirring Methods 0.000 description 7
- 125000000547 substituted alkyl group Chemical group 0.000 description 7
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 6
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 6
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 6
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 6
- PXIPVTKHYLBLMZ-UHFFFAOYSA-N Sodium azide Chemical compound [Na+].[N-]=[N+]=[N-] PXIPVTKHYLBLMZ-UHFFFAOYSA-N 0.000 description 6
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 6
- 239000007864 aqueous solution Substances 0.000 description 6
- 239000000872 buffer Substances 0.000 description 6
- 239000007858 starting material Substances 0.000 description 6
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 5
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 5
- 150000001356 alkyl thiols Chemical class 0.000 description 5
- 238000004458 analytical method Methods 0.000 description 5
- 239000012267 brine Substances 0.000 description 5
- 208000015114 central nervous system disease Diseases 0.000 description 5
- 230000000694 effects Effects 0.000 description 5
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 5
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 5
- 239000000543 intermediate Substances 0.000 description 5
- 238000002360 preparation method Methods 0.000 description 5
- 239000003478 serotonin 5-HT2 receptor agonist Substances 0.000 description 5
- 239000011780 sodium chloride Substances 0.000 description 5
- 229910052938 sodium sulfate Inorganic materials 0.000 description 5
- 235000011152 sodium sulphate Nutrition 0.000 description 5
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 5
- 239000000725 suspension Substances 0.000 description 5
- 230000000699 topical effect Effects 0.000 description 5
- 201000004569 Blindness Diseases 0.000 description 4
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 4
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 4
- 239000005557 antagonist Substances 0.000 description 4
- 239000011575 calcium Substances 0.000 description 4
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 4
- BNIILDVGGAEEIG-UHFFFAOYSA-L disodium hydrogen phosphate Chemical class [Na+].[Na+].OP([O-])([O-])=O BNIILDVGGAEEIG-UHFFFAOYSA-L 0.000 description 4
- 239000002480 mineral oil Substances 0.000 description 4
- 235000010446 mineral oil Nutrition 0.000 description 4
- 229940054534 ophthalmic solution Drugs 0.000 description 4
- 238000000746 purification Methods 0.000 description 4
- 230000002829 reductive effect Effects 0.000 description 4
- 229940076279 serotonin Drugs 0.000 description 4
- 238000012360 testing method Methods 0.000 description 4
- 230000009466 transformation Effects 0.000 description 4
- 230000004393 visual impairment Effects 0.000 description 4
- OFKKZYSHZOHODF-CYBMUJFWSA-N (2r)-1-(6-phenylmethoxyindazol-1-yl)propan-2-ol Chemical compound C1=C2N(C[C@H](O)C)N=CC2=CC=C1OCC1=CC=CC=C1 OFKKZYSHZOHODF-CYBMUJFWSA-N 0.000 description 3
- OFKKZYSHZOHODF-ZDUSSCGKSA-N (2s)-1-(6-phenylmethoxyindazol-1-yl)propan-2-ol Chemical compound C1=C2N(C[C@@H](O)C)N=CC2=CC=C1OCC1=CC=CC=C1 OFKKZYSHZOHODF-ZDUSSCGKSA-N 0.000 description 3
- RFFLAFLAYFXFSW-UHFFFAOYSA-N 1,2-dichlorobenzene Chemical compound ClC1=CC=CC=C1Cl RFFLAFLAYFXFSW-UHFFFAOYSA-N 0.000 description 3
- OFKKZYSHZOHODF-UHFFFAOYSA-N 1-(6-phenylmethoxyindazol-1-yl)propan-2-ol Chemical compound C1=C2N(CC(O)C)N=CC2=CC=C1OCC1=CC=CC=C1 OFKKZYSHZOHODF-UHFFFAOYSA-N 0.000 description 3
- NUYZVDBIVNOTSC-UHFFFAOYSA-N 1H-indazol-6-ol Chemical class OC1=CC=C2C=NNC2=C1 NUYZVDBIVNOTSC-UHFFFAOYSA-N 0.000 description 3
- LDCYZAJDBXYCGN-VIFPVBQESA-N 5-hydroxy-L-tryptophan Chemical compound C1=C(O)C=C2C(C[C@H](N)C(O)=O)=CNC2=C1 LDCYZAJDBXYCGN-VIFPVBQESA-N 0.000 description 3
- 229940000681 5-hydroxytryptophan Drugs 0.000 description 3
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 3
- QMMFVYPAHWMCMS-UHFFFAOYSA-N Dimethyl sulfide Chemical compound CSC QMMFVYPAHWMCMS-UHFFFAOYSA-N 0.000 description 3
- YLQBMQCUIZJEEH-UHFFFAOYSA-N Furan Chemical compound C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 3
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 3
- 241001465754 Metazoa Species 0.000 description 3
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 3
- GOOHAUXETOMSMM-UHFFFAOYSA-N Propylene oxide Chemical compound CC1CO1 GOOHAUXETOMSMM-UHFFFAOYSA-N 0.000 description 3
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 3
- WETWJCDKMRHUPV-UHFFFAOYSA-N acetyl chloride Chemical compound CC(Cl)=O WETWJCDKMRHUPV-UHFFFAOYSA-N 0.000 description 3
- 239000012346 acetyl chloride Substances 0.000 description 3
- 230000029936 alkylation Effects 0.000 description 3
- 238000005804 alkylation reaction Methods 0.000 description 3
- HFEHLDPGIKPNKL-UHFFFAOYSA-N allyl iodide Chemical compound ICC=C HFEHLDPGIKPNKL-UHFFFAOYSA-N 0.000 description 3
- 238000003556 assay Methods 0.000 description 3
- 239000012298 atmosphere Substances 0.000 description 3
- 230000015572 biosynthetic process Effects 0.000 description 3
- 239000000460 chlorine Substances 0.000 description 3
- 125000000524 functional group Chemical group 0.000 description 3
- 238000010438 heat treatment Methods 0.000 description 3
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 3
- 150000002473 indoazoles Chemical class 0.000 description 3
- 208000018769 loss of vision Diseases 0.000 description 3
- 231100000864 loss of vision Toxicity 0.000 description 3
- 239000002997 ophthalmic solution Substances 0.000 description 3
- LDCYZAJDBXYCGN-UHFFFAOYSA-N oxitriptan Natural products C1=C(O)C=C2C(CC(N)C(O)=O)=CNC2=C1 LDCYZAJDBXYCGN-UHFFFAOYSA-N 0.000 description 3
- 239000003755 preservative agent Substances 0.000 description 3
- YORCIIVHUBAYBQ-UHFFFAOYSA-N propargyl bromide Chemical compound BrCC#C YORCIIVHUBAYBQ-UHFFFAOYSA-N 0.000 description 3
- 230000000862 serotonergic effect Effects 0.000 description 3
- 239000002904 solvent Substances 0.000 description 3
- 239000000126 substance Substances 0.000 description 3
- 238000003786 synthesis reaction Methods 0.000 description 3
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical compound CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 description 3
- 230000001225 therapeutic effect Effects 0.000 description 3
- 238000000844 transformation Methods 0.000 description 3
- HXKKHQJGJAFBHI-VKHMYHEASA-N (2s)-1-aminopropan-2-ol Chemical compound C[C@H](O)CN HXKKHQJGJAFBHI-VKHMYHEASA-N 0.000 description 2
- UANZJTUEVWGDGA-KKWYMCQKSA-N (8R)-1-[(2S)-2-aminopropyl]-8,9-dihydro-7H-pyrano[2,3-g]indazol-8-amine trihydrochloride Chemical compound Cl.Cl.Cl.O1C[C@H](N)CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 UANZJTUEVWGDGA-KKWYMCQKSA-N 0.000 description 2
- 0 *c1c(CC(C=C)=*)*(*C(N)=C)cc(OP)c1I Chemical compound *c1c(CC(C=C)=*)*(*C(N)=C)cc(OP)c1I 0.000 description 2
- XMHVUNMJIDEFKQ-UHFFFAOYSA-N 1,7,8,9-tetrahydropyrano[2,3-g]indazole Chemical class C1=C2C=NNC2=C2CCCOC2=C1 XMHVUNMJIDEFKQ-UHFFFAOYSA-N 0.000 description 2
- REIVHYDACHXPNH-UHFFFAOYSA-N 2-fluoro-4-hydroxybenzonitrile Chemical compound OC1=CC=C(C#N)C(F)=C1 REIVHYDACHXPNH-UHFFFAOYSA-N 0.000 description 2
- FNDBNJUWRRLOHU-UHFFFAOYSA-N 2-fluoro-4-phenylmethoxybenzonitrile Chemical compound C1=C(C#N)C(F)=CC(OCC=2C=CC=CC=2)=C1 FNDBNJUWRRLOHU-UHFFFAOYSA-N 0.000 description 2
- NPLYFZZIORIVQE-UHFFFAOYSA-N 5-prop-2-ynoxy-1h-indazole Chemical class C#CCOC1=CC=C2NN=CC2=C1 NPLYFZZIORIVQE-UHFFFAOYSA-N 0.000 description 2
- BQXYIBYUNFGFEP-SKSLGRHYSA-N 9-amino-1-[(2s)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)C(N)C2=C3N(C[C@@H](N)C)N=CC3=CC=C21 BQXYIBYUNFGFEP-SKSLGRHYSA-N 0.000 description 2
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 2
- 238000005821 Claisen rearrangement reaction Methods 0.000 description 2
- 239000012981 Hank's balanced salt solution Substances 0.000 description 2
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 2
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 2
- RLJFTICUTYVZDG-UHFFFAOYSA-N Methiothepine Chemical compound C12=CC(SC)=CC=C2SC2=CC=CC=C2CC1N1CCN(C)CC1 RLJFTICUTYVZDG-UHFFFAOYSA-N 0.000 description 2
- 208000008589 Obesity Diseases 0.000 description 2
- 208000021384 Obsessive-Compulsive disease Diseases 0.000 description 2
- 206010030043 Ocular hypertension Diseases 0.000 description 2
- CBENFWSGALASAD-UHFFFAOYSA-N Ozone Chemical compound [O-][O+]=O CBENFWSGALASAD-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- DWAQJAXMDSEUJJ-UHFFFAOYSA-M Sodium bisulfite Chemical compound [Na+].OS([O-])=O DWAQJAXMDSEUJJ-UHFFFAOYSA-M 0.000 description 2
- 230000004913 activation Effects 0.000 description 2
- 239000004480 active ingredient Substances 0.000 description 2
- PNEYBMLMFCGWSK-UHFFFAOYSA-N aluminium oxide Inorganic materials [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 2
- 150000001412 amines Chemical class 0.000 description 2
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 2
- AGEZXYOZHKGVCM-UHFFFAOYSA-N benzyl bromide Chemical compound BrCC1=CC=CC=C1 AGEZXYOZHKGVCM-UHFFFAOYSA-N 0.000 description 2
- 230000008499 blood brain barrier function Effects 0.000 description 2
- 210000001218 blood-brain barrier Anatomy 0.000 description 2
- 229910052794 bromium Inorganic materials 0.000 description 2
- 229910052791 calcium Inorganic materials 0.000 description 2
- WBYHTZYHAFNBKW-ZETCQYMHSA-N chembl371300 Chemical compound C1=C(O)C=C2N(C[C@@H](N)C)N=CC2=C1 WBYHTZYHAFNBKW-ZETCQYMHSA-N 0.000 description 2
- 229910052801 chlorine Inorganic materials 0.000 description 2
- 201000010099 disease Diseases 0.000 description 2
- 229910000397 disodium phosphate Inorganic materials 0.000 description 2
- 235000019800 disodium phosphate Nutrition 0.000 description 2
- 208000035475 disorder Diseases 0.000 description 2
- 231100000673 dose–response relationship Toxicity 0.000 description 2
- SRCZQMGIVIYBBJ-UHFFFAOYSA-N ethoxyethane;ethyl acetate Chemical compound CCOCC.CCOC(C)=O SRCZQMGIVIYBBJ-UHFFFAOYSA-N 0.000 description 2
- 238000001704 evaporation Methods 0.000 description 2
- 230000008020 evaporation Effects 0.000 description 2
- 238000002474 experimental method Methods 0.000 description 2
- 229910052731 fluorine Inorganic materials 0.000 description 2
- 239000012458 free base Substances 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 150000002576 ketones Chemical class 0.000 description 2
- 239000010410 layer Substances 0.000 description 2
- 239000002609 medium Substances 0.000 description 2
- 238000002844 melting Methods 0.000 description 2
- 230000008018 melting Effects 0.000 description 2
- IZDROVVXIHRYMH-UHFFFAOYSA-N methanesulfonic anhydride Chemical compound CS(=O)(=O)OS(C)(=O)=O IZDROVVXIHRYMH-UHFFFAOYSA-N 0.000 description 2
- 125000004170 methylsulfonyl group Chemical group [H]C([H])([H])S(*)(=O)=O 0.000 description 2
- 239000002808 molecular sieve Substances 0.000 description 2
- 230000000324 neuroprotective effect Effects 0.000 description 2
- 235000020824 obesity Nutrition 0.000 description 2
- 239000001301 oxygen Substances 0.000 description 2
- 239000000651 prodrug Chemical group 0.000 description 2
- 229940002612 prodrug Drugs 0.000 description 2
- AQHHHDLHHXJYJD-UHFFFAOYSA-N propranolol Chemical compound C1=CC=C2C(OCC(O)CNC(C)C)=CC=CC2=C1 AQHHHDLHHXJYJD-UHFFFAOYSA-N 0.000 description 2
- 125000006239 protecting group Chemical group 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- 238000006722 reduction reaction Methods 0.000 description 2
- 230000004044 response Effects 0.000 description 2
- 150000003839 salts Chemical group 0.000 description 2
- 239000012047 saturated solution Substances 0.000 description 2
- URGAHOPLAPQHLN-UHFFFAOYSA-N sodium aluminosilicate Chemical compound [Na+].[Al+3].[O-][Si]([O-])=O.[O-][Si]([O-])=O URGAHOPLAPQHLN-UHFFFAOYSA-N 0.000 description 2
- 229910000104 sodium hydride Inorganic materials 0.000 description 2
- 229940079827 sodium hydrogen sulfite Drugs 0.000 description 2
- 235000010267 sodium hydrogen sulphite Nutrition 0.000 description 2
- 239000012453 solvate Chemical group 0.000 description 2
- 239000012258 stirred mixture Substances 0.000 description 2
- 125000001424 substituent group Chemical group 0.000 description 2
- 239000006228 supernatant Substances 0.000 description 2
- FKHIFSZMMVMEQY-UHFFFAOYSA-N talc Chemical compound [Mg+2].[O-][Si]([O-])=O FKHIFSZMMVMEQY-UHFFFAOYSA-N 0.000 description 2
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- QCHFTSOMWOSFHM-WPRPVWTQSA-N (+)-Pilocarpine Chemical compound C1OC(=O)[C@@H](CC)[C@H]1CC1=CN=CN1C QCHFTSOMWOSFHM-WPRPVWTQSA-N 0.000 description 1
- HXKKHQJGJAFBHI-GSVOUGTGSA-N (2R)-1-aminopropan-2-ol Chemical compound C[C@@H](O)CN HXKKHQJGJAFBHI-GSVOUGTGSA-N 0.000 description 1
- BTUYBCHBKQNIEO-SECBINFHSA-N (2r)-1-(7h-pyrano[2,3-g]indazol-1-yl)propan-2-ol Chemical compound O1CC=CC2=C3N(C[C@H](O)C)N=CC3=CC=C21 BTUYBCHBKQNIEO-SECBINFHSA-N 0.000 description 1
- NDBRBEGZUIOISY-VIFPVBQESA-N (2s)-1-(7h-pyrano[2,3-g]indazol-1-yl)propan-2-amine Chemical compound O1CC=CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 NDBRBEGZUIOISY-VIFPVBQESA-N 0.000 description 1
- CQFOPDUKFKDSMG-WWPIYYJJSA-N (2s)-1-(8,9-dihydro-7h-pyrano[2,3-g]indazol-1-yl)propan-2-amine;dihydrochloride Chemical compound Cl.Cl.O1CCCC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 CQFOPDUKFKDSMG-WWPIYYJJSA-N 0.000 description 1
- XAEAYQWCVVRSFL-QMMMGPOBSA-N (2s)-1-furo[2,3-g]indazol-1-ylpropan-2-amine Chemical compound C1=C2OC=CC2=C2N(C[C@@H](N)C)N=CC2=C1 XAEAYQWCVVRSFL-QMMMGPOBSA-N 0.000 description 1
- HUWSZNZAROKDRZ-RRLWZMAJSA-N (3r,4r)-3-azaniumyl-5-[[(2s,3r)-1-[(2s)-2,3-dicarboxypyrrolidin-1-yl]-3-methyl-1-oxopentan-2-yl]amino]-5-oxo-4-sulfanylpentane-1-sulfonate Chemical compound OS(=O)(=O)CC[C@@H](N)[C@@H](S)C(=O)N[C@@H]([C@H](C)CC)C(=O)N1CCC(C(O)=O)[C@H]1C(O)=O HUWSZNZAROKDRZ-RRLWZMAJSA-N 0.000 description 1
- ZPBYHDMYIBMTKN-WPRPVWTQSA-N (8s)-1-[(2s)-2-azidopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1C[C@@H](O)CC2=C3N(C[C@H](C)N=[N+]=[N-])N=CC3=CC=C21 ZPBYHDMYIBMTKN-WPRPVWTQSA-N 0.000 description 1
- UCTWMZQNUQWSLP-VIFPVBQESA-N (R)-adrenaline Chemical compound CNC[C@H](O)C1=CC=C(O)C(O)=C1 UCTWMZQNUQWSLP-VIFPVBQESA-N 0.000 description 1
- 229930182837 (R)-adrenaline Natural products 0.000 description 1
- GGUSQTSTQSHJAH-FQEVSTJZSA-N (R)-eliprodil Chemical compound C([C@H](O)C=1C=CC(Cl)=CC=1)N(CC1)CCC1CC1=CC=C(F)C=C1 GGUSQTSTQSHJAH-FQEVSTJZSA-N 0.000 description 1
- BKMMTJMQCTUHRP-VKHMYHEASA-N (S)-2-aminopropan-1-ol Chemical class C[C@H](N)CO BKMMTJMQCTUHRP-VKHMYHEASA-N 0.000 description 1
- NWIUTZDMDHAVTP-KRWDZBQOSA-N (S)-betaxolol Chemical compound C1=CC(OC[C@@H](O)CNC(C)C)=CC=C1CCOCC1CC1 NWIUTZDMDHAVTP-KRWDZBQOSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- TWBNMYSKRDRHAT-RCWTXCDDSA-N (S)-timolol hemihydrate Chemical compound O.CC(C)(C)NC[C@H](O)COC1=NSN=C1N1CCOCC1.CC(C)(C)NC[C@H](O)COC1=NSN=C1N1CCOCC1 TWBNMYSKRDRHAT-RCWTXCDDSA-N 0.000 description 1
- MCNKELUNDMAWPR-UHFFFAOYSA-N 1,7,8,9-tetrahydropyrano[2,3-g]indazol-8-ol Chemical compound C1=C2C=NNC2=C2CC(O)COC2=C1 MCNKELUNDMAWPR-UHFFFAOYSA-N 0.000 description 1
- BVARIDRTRYXSMQ-UHFFFAOYSA-N 1,7-dimethylfuro[2,3-g]indazole Chemical compound O1C(C)=CC2=C1C=CC1=C2N(C)N=C1 BVARIDRTRYXSMQ-UHFFFAOYSA-N 0.000 description 1
- ZPBYHDMYIBMTKN-UHFFFAOYSA-N 1-(2-azidopropyl)-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(CC(C)N=[N+]=[N-])N=CC3=CC=C21 ZPBYHDMYIBMTKN-UHFFFAOYSA-N 0.000 description 1
- XQWCJTYQNCOVBM-UHFFFAOYSA-N 1-(2-hydroxypropyl)indazol-6-ol Chemical compound C1=C(O)C=C2N(CC(O)C)N=CC2=C1 XQWCJTYQNCOVBM-UHFFFAOYSA-N 0.000 description 1
- GGUSQTSTQSHJAH-UHFFFAOYSA-N 1-(4-chlorophenyl)-2-[4-(4-fluorobenzyl)piperidin-1-yl]ethanol Chemical compound C=1C=C(Cl)C=CC=1C(O)CN(CC1)CCC1CC1=CC=C(F)C=C1 GGUSQTSTQSHJAH-UHFFFAOYSA-N 0.000 description 1
- NPXMFOWXYLXNRB-UHFFFAOYSA-N 1-(6-phenylmethoxyindol-1-yl)propan-2-ol Chemical compound C1=C2N(CC(O)C)C=CC2=CC=C1OCC1=CC=CC=C1 NPXMFOWXYLXNRB-UHFFFAOYSA-N 0.000 description 1
- VXRSHYVMHXYXJF-LBPRGKRZSA-N 1-[(2S)-2-[tert-butyl(dimethyl)silyl]oxypropyl]indazol-6-ol Chemical compound C1=C(O)C=C2N(C[C@H](C)O[Si](C)(C)C(C)(C)C)N=CC2=C1 VXRSHYVMHXYXJF-LBPRGKRZSA-N 0.000 description 1
- HSYLQXXMQGUIII-GLXCQHJISA-N 1-[(2r)-2-aminopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol;hydrochloride Chemical compound Cl.O1CC(O)CC2=C3N(C[C@H](N)C)N=CC3=CC=C21 HSYLQXXMQGUIII-GLXCQHJISA-N 0.000 description 1
- ZPBYHDMYIBMTKN-HNHGDDPOSA-N 1-[(2r)-2-azidopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(C[C@@H](C)N=[N+]=[N-])N=CC3=CC=C21 ZPBYHDMYIBMTKN-HNHGDDPOSA-N 0.000 description 1
- JOQMJWZNNIVAHX-QRPNPIFTSA-N 1-[(2s)-2-aminopropyl]pyrano[2,3-g]indazol-7-one;2,2,2-trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F.O1C(=O)C=CC2=C3N(C[C@@H](N)C)N=CC3=CC=C21 JOQMJWZNNIVAHX-QRPNPIFTSA-N 0.000 description 1
- UJAVIJBTZJOUEP-VIFPVBQESA-N 1-[(2s)-2-azidopropyl]-7h-pyrano[2,3-g]indazole Chemical compound O1CC=CC2=C3N(C[C@H](C)N=[N+]=[N-])N=CC3=CC=C21 UJAVIJBTZJOUEP-VIFPVBQESA-N 0.000 description 1
- ZPBYHDMYIBMTKN-PEHGTWAWSA-N 1-[(2s)-2-azidopropyl]-8,9-dihydro-7h-pyrano[2,3-g]indazol-8-ol Chemical compound O1CC(O)CC2=C3N(C[C@H](C)N=[N+]=[N-])N=CC3=CC=C21 ZPBYHDMYIBMTKN-PEHGTWAWSA-N 0.000 description 1
- FDWYIJXNKOLWLM-DCBWTQNWSA-N 1-[(2s)-2-azidopropyl]-8-(1-ethoxyethoxy)-8,9-dihydro-7h-pyrano[2,3-g]indazole Chemical compound C1=C2C=NN(C[C@H](C)N=[N+]=[N-])C2=C2CC(OC(C)OCC)COC2=C1 FDWYIJXNKOLWLM-DCBWTQNWSA-N 0.000 description 1
- VXRSHYVMHXYXJF-UHFFFAOYSA-N 1-[2-[tert-butyl(dimethyl)silyl]oxypropyl]indazol-6-ol Chemical compound C1=C(O)C=C2N(CC(C)O[Si](C)(C)C(C)(C)C)N=CC2=C1 VXRSHYVMHXYXJF-UHFFFAOYSA-N 0.000 description 1
- CQMJEZQEVXQEJB-UHFFFAOYSA-N 1-hydroxy-1,3-dioxobenziodoxole Chemical compound C1=CC=C2I(O)(=O)OC(=O)C2=C1 CQMJEZQEVXQEJB-UHFFFAOYSA-N 0.000 description 1
- BAXOFTOLAUCFNW-UHFFFAOYSA-N 1H-indazole Chemical compound C1=CC=C2C=NNC2=C1 BAXOFTOLAUCFNW-UHFFFAOYSA-N 0.000 description 1
- LHTSYIHIIZNLCQ-UHFFFAOYSA-N 1h-furo[2,3-g]indazole Chemical compound O1C=CC2=C1C=CC1=C2NN=C1 LHTSYIHIIZNLCQ-UHFFFAOYSA-N 0.000 description 1
- OGGOMGSTEILVCP-UHFFFAOYSA-N 1h-pyrazino[1,2-a]quinoxaline Chemical class C1=CC=C2N3CC=NC=C3C=NC2=C1 OGGOMGSTEILVCP-UHFFFAOYSA-N 0.000 description 1
- BVOZNWIHPNVREJ-UHFFFAOYSA-N 2-(1-hydroxy-2-methylpropan-2-yl)isoindole-1,3-dione Chemical compound C1=CC=C2C(=O)N(C(C)(CO)C)C(=O)C2=C1 BVOZNWIHPNVREJ-UHFFFAOYSA-N 0.000 description 1
- PCNHDPXUXKXHQW-UHFFFAOYSA-N 2-(2-hydroxypropylamino)-4-phenylmethoxybenzaldehyde Chemical compound C1=C(C=O)C(NCC(O)C)=CC(OCC=2C=CC=CC=2)=C1 PCNHDPXUXKXHQW-UHFFFAOYSA-N 0.000 description 1
- VFCGXOCLNBXQNL-UHFFFAOYSA-N 2-(2h-pyrano[3,2-e]indazol-3-yl)ethanamine Chemical compound O1C=CC=C2C3=CNN(CCN)C3=CC=C21 VFCGXOCLNBXQNL-UHFFFAOYSA-N 0.000 description 1
- YSULOORXQBDPCU-UHFFFAOYSA-N 2-(trimethylazaniumyl)ethanehydrazonate;hydrochloride Chemical compound [Cl-].C[N+](C)(C)CC(=O)NN YSULOORXQBDPCU-UHFFFAOYSA-N 0.000 description 1
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 1
- PCNHDPXUXKXHQW-CYBMUJFWSA-N 2-[[(2r)-2-hydroxypropyl]amino]-4-phenylmethoxybenzaldehyde Chemical compound C1=C(C=O)C(NC[C@H](O)C)=CC(OCC=2C=CC=CC=2)=C1 PCNHDPXUXKXHQW-CYBMUJFWSA-N 0.000 description 1
- DYRNCUHPTLAIEK-CYBMUJFWSA-N 2-[[(2r)-2-hydroxypropyl]amino]-4-phenylmethoxybenzonitrile Chemical compound C1=C(C#N)C(NC[C@H](O)C)=CC(OCC=2C=CC=CC=2)=C1 DYRNCUHPTLAIEK-CYBMUJFWSA-N 0.000 description 1
- PCNHDPXUXKXHQW-ZDUSSCGKSA-N 2-[[(2s)-2-hydroxypropyl]amino]-4-phenylmethoxybenzaldehyde Chemical compound C1=C(C=O)C(NC[C@@H](O)C)=CC(OCC=2C=CC=CC=2)=C1 PCNHDPXUXKXHQW-ZDUSSCGKSA-N 0.000 description 1
- DYRNCUHPTLAIEK-ZDUSSCGKSA-N 2-[[(2s)-2-hydroxypropyl]amino]-4-phenylmethoxybenzonitrile Chemical compound C1=C(C#N)C(NC[C@@H](O)C)=CC(OCC=2C=CC=CC=2)=C1 DYRNCUHPTLAIEK-ZDUSSCGKSA-N 0.000 description 1
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 1
- HFHFGHLXUCOHLN-UHFFFAOYSA-N 2-fluorophenol Chemical class OC1=CC=CC=C1F HFHFGHLXUCOHLN-UHFFFAOYSA-N 0.000 description 1
- MLVFPJFNMPDPRK-UHFFFAOYSA-N 2-furo[2,3-g]indazol-1-ylethanamine Chemical class C1=C2OC=CC2=C2N(CCN)N=CC2=C1 MLVFPJFNMPDPRK-UHFFFAOYSA-N 0.000 description 1
- BXEFQUSYBZYTAE-UHFFFAOYSA-N 2-indol-1-ylethanamine Chemical class C1=CC=C2N(CCN)C=CC2=C1 BXEFQUSYBZYTAE-UHFFFAOYSA-N 0.000 description 1
- MVGJRISPEUZYAQ-UHFFFAOYSA-N 2-methyl-2-nitropropan-1-ol Chemical compound OCC(C)(C)[N+]([O-])=O MVGJRISPEUZYAQ-UHFFFAOYSA-N 0.000 description 1
- VUEOQWDVOXEFDJ-UHFFFAOYSA-N 2-pyridin-2-ylacetic acid;hydrate Chemical compound O.OC(=O)CC1=CC=CC=N1 VUEOQWDVOXEFDJ-UHFFFAOYSA-N 0.000 description 1
- MGADZUXDNSDTHW-UHFFFAOYSA-N 2H-pyran Chemical compound C1OC=CC=C1 MGADZUXDNSDTHW-UHFFFAOYSA-N 0.000 description 1
- HMTQEVUVQSITPQ-UHFFFAOYSA-N 3-(2-hydroxypropyl)-2h-indazol-5-ol Chemical class C1=C(O)C=C2C(CC(O)C)=NNC2=C1 HMTQEVUVQSITPQ-UHFFFAOYSA-N 0.000 description 1
- NHQDETIJWKXCTC-UHFFFAOYSA-N 3-chloroperbenzoic acid Chemical compound OOC(=O)C1=CC=CC(Cl)=C1 NHQDETIJWKXCTC-UHFFFAOYSA-N 0.000 description 1
- RDMFHRSPDKWERA-UHFFFAOYSA-N 5H-Pyrido[4,3-b]indole Chemical class C1=NC=C2C3=CC=CC=C3NC2=C1 RDMFHRSPDKWERA-UHFFFAOYSA-N 0.000 description 1
- HIHZDNKKIUQQSC-UHFFFAOYSA-N 6-[3-[4-(2-methoxyphenyl)piperazin-1-yl]propylamino]-1,3,5-trimethylpyrimidine-2,4-dione Chemical compound COC1=CC=CC=C1N1CCN(CCCNC=2N(C(=O)N(C)C(=O)C=2C)C)CC1 HIHZDNKKIUQQSC-UHFFFAOYSA-N 0.000 description 1
- FPMICYBCFBLGOZ-UHFFFAOYSA-N 6-phenylmethoxy-1h-indole Chemical compound C=1C=C2C=CNC2=CC=1OCC1=CC=CC=C1 FPMICYBCFBLGOZ-UHFFFAOYSA-N 0.000 description 1
- LSSCGGZFITWMSX-NSHDSACASA-N 7-bromo-1-[(2S)-2-[tert-butyl(dimethyl)silyl]oxypropyl]indazol-6-ol Chemical compound C1=C(O)C(Br)=C2N(C[C@H](C)O[Si](C)(C)C(C)(C)C)N=CC2=C1 LSSCGGZFITWMSX-NSHDSACASA-N 0.000 description 1
- LSSCGGZFITWMSX-UHFFFAOYSA-N 7-bromo-1-[2-[tert-butyl(dimethyl)silyl]oxypropyl]indazol-6-ol Chemical compound C1=C(O)C(Br)=C2N(CC(C)O[Si](C)(C)C(C)(C)C)N=CC2=C1 LSSCGGZFITWMSX-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- CPXKXLSFUJLYFN-UHFFFAOYSA-N 8-(dipropylamino)-5,6,7,8-tetrahydronaphthalen-1-ol Chemical compound C1=CC(O)=C2C(N(CCC)CCC)CCCC2=C1 CPXKXLSFUJLYFN-UHFFFAOYSA-N 0.000 description 1
- ASXGJMSKWNBENU-UHFFFAOYSA-N 8-OH-DPAT Chemical compound C1=CC(O)=C2CC(N(CCC)CCC)CCC2=C1 ASXGJMSKWNBENU-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- FBHZCUUIWCECQH-UHFFFAOYSA-N 9-methyl-1h-pyrano[2,3-g]indazol-7-one Chemical compound C1=2C(C)=CC(=O)OC=2C=CC2=C1NN=C2 FBHZCUUIWCECQH-UHFFFAOYSA-N 0.000 description 1
- XYLJNLCSTIOKRM-UHFFFAOYSA-N Alphagan Chemical compound C1=CC2=NC=CN=C2C(Br)=C1NC1=NCCN1 XYLJNLCSTIOKRM-UHFFFAOYSA-N 0.000 description 1
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 1
- 239000005695 Ammonium acetate Substances 0.000 description 1
- 208000019901 Anxiety disease Diseases 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- 238000003650 Calcium Assay Kit Methods 0.000 description 1
- 241000282693 Cercopithecidae Species 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- XFXPMWWXUTWYJX-UHFFFAOYSA-N Cyanide Chemical compound N#[C-] XFXPMWWXUTWYJX-UHFFFAOYSA-N 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- 208000020401 Depressive disease Diseases 0.000 description 1
- 239000006144 Dulbecco’s modified Eagle's medium Substances 0.000 description 1
- 208000030814 Eating disease Diseases 0.000 description 1
- 208000019454 Feeding and Eating disease Diseases 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- 208000033962 Fontaine progeroid syndrome Diseases 0.000 description 1
- 229920002148 Gellan gum Polymers 0.000 description 1
- CEAZRRDELHUEMR-URQXQFDESA-N Gentamicin Chemical compound O1[C@H](C(C)NC)CC[C@@H](N)[C@H]1O[C@H]1[C@H](O)[C@@H](O[C@@H]2[C@@H]([C@@H](NC)[C@@](C)(O)CO2)O)[C@H](N)C[C@@H]1N CEAZRRDELHUEMR-URQXQFDESA-N 0.000 description 1
- 229930182566 Gentamicin Natural products 0.000 description 1
- 239000007995 HEPES buffer Substances 0.000 description 1
- 206010019233 Headaches Diseases 0.000 description 1
- 239000004354 Hydroxyethyl cellulose Substances 0.000 description 1
- 229920000663 Hydroxyethyl cellulose Polymers 0.000 description 1
- OMCPLEZZPVJJIS-UHFFFAOYSA-N Hypadil (TN) Chemical compound C1C(O[N+]([O-])=O)COC2=C1C=CC=C2OCC(O)CNC(C)C OMCPLEZZPVJJIS-UHFFFAOYSA-N 0.000 description 1
- 208000001953 Hypotension Diseases 0.000 description 1
- 239000004166 Lanolin Substances 0.000 description 1
- 241000282567 Macaca fascicularis Species 0.000 description 1
- 208000019695 Migraine disease Diseases 0.000 description 1
- HSHXDCVZWHOWCS-UHFFFAOYSA-N N'-hexadecylthiophene-2-carbohydrazide Chemical compound CCCCCCCCCCCCCCCCNNC(=O)c1cccs1 HSHXDCVZWHOWCS-UHFFFAOYSA-N 0.000 description 1
- 102000004868 N-Methyl-D-Aspartate Receptors Human genes 0.000 description 1
- 108090001041 N-Methyl-D-Aspartate Receptors Proteins 0.000 description 1
- 150000007945 N-acyl ureas Chemical class 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 229920002873 Polyethylenimine Polymers 0.000 description 1
- 239000004743 Polypropylene Substances 0.000 description 1
- 239000007868 Raney catalyst Substances 0.000 description 1
- NPXOKRUENSOPAO-UHFFFAOYSA-N Raney nickel Chemical compound [Al].[Ni] NPXOKRUENSOPAO-UHFFFAOYSA-N 0.000 description 1
- 229910000564 Raney nickel Inorganic materials 0.000 description 1
- QCHFTSOMWOSFHM-UHFFFAOYSA-N SJ000285536 Natural products C1OC(=O)C(CC)C1CC1=CN=CN1C QCHFTSOMWOSFHM-UHFFFAOYSA-N 0.000 description 1
- BQCADISMDOOEFD-UHFFFAOYSA-N Silver Chemical compound [Ag] BQCADISMDOOEFD-UHFFFAOYSA-N 0.000 description 1
- 206010041250 Social phobia Diseases 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- 208000006011 Stroke Diseases 0.000 description 1
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 1
- 239000003463 adsorbent Substances 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 150000001299 aldehydes Chemical class 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- 150000003973 alkyl amines Chemical class 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 230000001668 ameliorated effect Effects 0.000 description 1
- 238000005576 amination reaction Methods 0.000 description 1
- 125000006242 amine protecting group Chemical group 0.000 description 1
- 235000019257 ammonium acetate Nutrition 0.000 description 1
- 229940043376 ammonium acetate Drugs 0.000 description 1
- 238000010171 animal model Methods 0.000 description 1
- 230000002460 anti-migrenic effect Effects 0.000 description 1
- 229940006133 antiglaucoma drug and miotics carbonic anhydrase inhibitors Drugs 0.000 description 1
- 229940054051 antipsychotic indole derivative Drugs 0.000 description 1
- 230000036506 anxiety Effects 0.000 description 1
- 229960002610 apraclonidine Drugs 0.000 description 1
- IEJXVRYNEISIKR-UHFFFAOYSA-N apraclonidine Chemical compound ClC1=CC(N)=CC(Cl)=C1NC1=NCCN1 IEJXVRYNEISIKR-UHFFFAOYSA-N 0.000 description 1
- 239000012062 aqueous buffer Substances 0.000 description 1
- 239000008346 aqueous phase Substances 0.000 description 1
- 239000007900 aqueous suspension Substances 0.000 description 1
- 125000003118 aryl group Chemical group 0.000 description 1
- 125000004429 atom Chemical group 0.000 description 1
- 239000002585 base Substances 0.000 description 1
- RVIXKYOFEMDOPL-ZDUSSCGKSA-N benzyl N-[(2S)-1-(6-hydroxyindazol-1-yl)propan-2-yl]carbamate Chemical compound N([C@H](CN1C2=CC(O)=CC=C2C=N1)C)C(=O)OCC1=CC=CC=C1 RVIXKYOFEMDOPL-ZDUSSCGKSA-N 0.000 description 1
- FFBHFFJDDLITSX-UHFFFAOYSA-N benzyl N-[2-hydroxy-4-(3-oxomorpholin-4-yl)phenyl]carbamate Chemical compound OC1=C(NC(=O)OCC2=CC=CC=C2)C=CC(=C1)N1CCOCC1=O FFBHFFJDDLITSX-UHFFFAOYSA-N 0.000 description 1
- HSDAJNMJOMSNEV-UHFFFAOYSA-N benzyl chloroformate Chemical compound ClC(=O)OCC1=CC=CC=C1 HSDAJNMJOMSNEV-UHFFFAOYSA-N 0.000 description 1
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- ZCRVJOARAGPJFX-INIZCTEOSA-N benzyl n-[(2s)-1-(6-prop-2-ynoxyindazol-1-yl)propan-2-yl]carbamate Chemical compound N([C@H](CN1C2=CC(OCC#C)=CC=C2C=N1)C)C(=O)OCC1=CC=CC=C1 ZCRVJOARAGPJFX-INIZCTEOSA-N 0.000 description 1
- AXRHOCPLZSKKPG-HNNXBMFYSA-N benzyl n-[(2s)-1-(7h-pyrano[2,3-g]indazol-1-yl)propan-2-yl]carbamate Chemical compound N([C@H](CN1C2=C3C=CCOC3=CC=C2C=N1)C)C(=O)OCC1=CC=CC=C1 AXRHOCPLZSKKPG-HNNXBMFYSA-N 0.000 description 1
- WYPBIEJDSQFAQF-CZTOGXCSSA-N benzyl n-[(2s)-1-(8-bromo-9-hydroxy-8,9-dihydro-7h-pyrano[2,3-g]indazol-1-yl)propan-2-yl]carbamate Chemical compound N([C@H](CN1C2=C3C(O)C(Br)COC3=CC=C2C=N1)C)C(=O)OCC1=CC=CC=C1 WYPBIEJDSQFAQF-CZTOGXCSSA-N 0.000 description 1
- QRYLPBVMLHZTNG-UAXOWTEWSA-N benzyl n-[(2s)-1-(8-hydroxy-9-methoxy-8,9-dihydro-7h-pyrano[2,3-g]indazol-1-yl)propan-2-yl]carbamate Chemical compound N([C@@H](C)CN1N=CC2=CC=C3OCC(O)C(C3=C21)OC)C(=O)OCC1=CC=CC=C1 QRYLPBVMLHZTNG-UAXOWTEWSA-N 0.000 description 1
- UZHDFHPKWKPJTC-ISWZSGDOSA-N benzyl n-[(2s)-1-(9-azido-8-bromo-8,9-dihydro-7h-pyrano[2,3-g]indazol-1-yl)propan-2-yl]carbamate Chemical compound N([C@H](CN1C2=C3C(N=[N+]=[N-])C(Br)COC3=CC=C2C=N1)C)C(=O)OCC1=CC=CC=C1 UZHDFHPKWKPJTC-ISWZSGDOSA-N 0.000 description 1
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 1
- 239000002876 beta blocker Substances 0.000 description 1
- 229940097320 beta blocking agent Drugs 0.000 description 1
- 229960004324 betaxolol Drugs 0.000 description 1
- NWIUTZDMDHAVTP-UHFFFAOYSA-N betaxolol Chemical compound C1=CC(OCC(O)CNC(C)C)=CC=C1CCOCC1CC1 NWIUTZDMDHAVTP-UHFFFAOYSA-N 0.000 description 1
- AQOKCDNYWBIDND-FTOWTWDKSA-N bimatoprost Chemical compound CCNC(=O)CCC\C=C/C[C@H]1[C@@H](O)C[C@@H](O)[C@@H]1\C=C\[C@@H](O)CCC1=CC=CC=C1 AQOKCDNYWBIDND-FTOWTWDKSA-N 0.000 description 1
- 230000000903 blocking effect Effects 0.000 description 1
- 210000001124 body fluid Anatomy 0.000 description 1
- 239000010839 body fluid Substances 0.000 description 1
- 229960003679 brimonidine Drugs 0.000 description 1
- 229960000722 brinzolamide Drugs 0.000 description 1
- HCRKCZRJWPKOAR-JTQLQIEISA-N brinzolamide Chemical compound CCN[C@H]1CN(CCCOC)S(=O)(=O)C2=C1C=C(S(N)(=O)=O)S2 HCRKCZRJWPKOAR-JTQLQIEISA-N 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 1
- 229910000024 caesium carbonate Inorganic materials 0.000 description 1
- 239000003489 carbonate dehydratase inhibitor Substances 0.000 description 1
- 229960001222 carteolol Drugs 0.000 description 1
- LWAFSWPYPHEXKX-UHFFFAOYSA-N carteolol Chemical compound N1C(=O)CCC2=C1C=CC=C2OCC(O)CNC(C)(C)C LWAFSWPYPHEXKX-UHFFFAOYSA-N 0.000 description 1
- 230000003197 catalytic effect Effects 0.000 description 1
- 230000001364 causal effect Effects 0.000 description 1
- 239000013553 cell monolayer Substances 0.000 description 1
- 210000003710 cerebral cortex Anatomy 0.000 description 1
- 239000003610 charcoal Substances 0.000 description 1
- 239000003153 chemical reaction reagent Substances 0.000 description 1
- BULLHNJGPPOUOX-UHFFFAOYSA-N chloroacetone Chemical compound CC(=O)CCl BULLHNJGPPOUOX-UHFFFAOYSA-N 0.000 description 1
- 238000004590 computer program Methods 0.000 description 1
- 239000010779 crude oil Substances 0.000 description 1
- 239000012043 crude product Substances 0.000 description 1
- 125000006165 cyclic alkyl group Chemical group 0.000 description 1
- 125000004122 cyclic group Chemical group 0.000 description 1
- UKJLNMAFNRKWGR-UHFFFAOYSA-N cyclohexatrienamine Chemical group NC1=CC=C=C[CH]1 UKJLNMAFNRKWGR-UHFFFAOYSA-N 0.000 description 1
- 238000010511 deprotection reaction Methods 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 125000005265 dialkylamine group Chemical group 0.000 description 1
- 235000014632 disordered eating Nutrition 0.000 description 1
- 239000006185 dispersion Substances 0.000 description 1
- 238000004090 dissolution Methods 0.000 description 1
- IAVUPMFITXYVAF-XPUUQOCRSA-N dorzolamide Chemical compound CCN[C@H]1C[C@H](C)S(=O)(=O)C2=C1C=C(S(N)(=O)=O)S2 IAVUPMFITXYVAF-XPUUQOCRSA-N 0.000 description 1
- 229960003933 dorzolamide Drugs 0.000 description 1
- 238000002651 drug therapy Methods 0.000 description 1
- 229950005455 eliprodil Drugs 0.000 description 1
- 238000010828 elution Methods 0.000 description 1
- 239000003623 enhancer Substances 0.000 description 1
- 230000002708 enhancing effect Effects 0.000 description 1
- 229960005139 epinephrine Drugs 0.000 description 1
- 238000006735 epoxidation reaction Methods 0.000 description 1
- 150000002118 epoxides Chemical class 0.000 description 1
- 150000002148 esters Chemical class 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 239000003885 eye ointment Substances 0.000 description 1
- 238000000799 fluorescence microscopy Methods 0.000 description 1
- 238000001506 fluorescence spectroscopy Methods 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 239000006260 foam Substances 0.000 description 1
- 238000002825 functional assay Methods 0.000 description 1
- 238000002290 gas chromatography-mass spectrometry Methods 0.000 description 1
- 239000000216 gellan gum Substances 0.000 description 1
- 235000010492 gellan gum Nutrition 0.000 description 1
- 239000003349 gelling agent Substances 0.000 description 1
- 239000003365 glass fiber Substances 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 230000003400 hallucinatory effect Effects 0.000 description 1
- 235000019447 hydroxyethyl cellulose Nutrition 0.000 description 1
- 229920003063 hydroxymethyl cellulose Polymers 0.000 description 1
- 229940031574 hydroxymethyl cellulose Drugs 0.000 description 1
- 239000001866 hydroxypropyl methyl cellulose Substances 0.000 description 1
- 229920003088 hydroxypropyl methyl cellulose Polymers 0.000 description 1
- 235000010979 hydroxypropyl methyl cellulose Nutrition 0.000 description 1
- 208000021822 hypotensive Diseases 0.000 description 1
- 230000001077 hypotensive effect Effects 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 238000010348 incorporation Methods 0.000 description 1
- 150000002475 indoles Chemical class 0.000 description 1
- 125000003387 indolinyl group Chemical class N1(CCC2=CC=CC=C12)* 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- PNDPGZBMCMUPRI-UHFFFAOYSA-N iodine Chemical compound II PNDPGZBMCMUPRI-UHFFFAOYSA-N 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 230000002427 irreversible effect Effects 0.000 description 1
- 229940039717 lanolin Drugs 0.000 description 1
- 235000019388 lanolin Nutrition 0.000 description 1
- GGXICVAJURFBLW-CEYXHVGTSA-N latanoprost Chemical compound CC(C)OC(=O)CCC\C=C/C[C@H]1[C@@H](O)C[C@@H](O)[C@@H]1CC[C@@H](O)CCC1=CC=CC=C1 GGXICVAJURFBLW-CEYXHVGTSA-N 0.000 description 1
- 229960001160 latanoprost Drugs 0.000 description 1
- 229960004771 levobetaxolol Drugs 0.000 description 1
- 229960000831 levobunolol Drugs 0.000 description 1
- IXHBTMCLRNMKHZ-LBPRGKRZSA-N levobunolol Chemical compound O=C1CCCC2=C1C=CC=C2OC[C@@H](O)CNC(C)(C)C IXHBTMCLRNMKHZ-LBPRGKRZSA-N 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 239000007788 liquid Substances 0.000 description 1
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 1
- 239000012280 lithium aluminium hydride Substances 0.000 description 1
- 229940112534 lumigan Drugs 0.000 description 1
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 1
- 235000019341 magnesium sulphate Nutrition 0.000 description 1
- 230000014759 maintenance of location Effects 0.000 description 1
- 201000004792 malaria Diseases 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- BUGYDGFZZOZRHP-UHFFFAOYSA-N memantine Chemical compound C1C(C2)CC3(C)CC1(C)CC2(N)C3 BUGYDGFZZOZRHP-UHFFFAOYSA-N 0.000 description 1
- 229960004640 memantine Drugs 0.000 description 1
- AUHZEENZYGFFBQ-UHFFFAOYSA-N mesitylene Substances CC1=CC(C)=CC(C)=C1 AUHZEENZYGFFBQ-UHFFFAOYSA-N 0.000 description 1
- 125000001827 mesitylenyl group Chemical group [H]C1=C(C(*)=C(C([H])=C1C([H])([H])[H])C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- 206010027599 migraine Diseases 0.000 description 1
- 230000003547 miosis Effects 0.000 description 1
- 239000003604 miotic agent Substances 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 229910000402 monopotassium phosphate Inorganic materials 0.000 description 1
- 235000019796 monopotassium phosphate Nutrition 0.000 description 1
- 230000000877 morphologic effect Effects 0.000 description 1
- BGFUXPQNDNBKBA-UHFFFAOYSA-N n-(2-formyl-5-phenylmethoxyphenyl)-n-(2-hydroxypropyl)formamide Chemical compound C1=C(C=O)C(N(C=O)CC(O)C)=CC(OCC=2C=CC=CC=2)=C1 BGFUXPQNDNBKBA-UHFFFAOYSA-N 0.000 description 1
- AMKVXSZCKVJAGH-UHFFFAOYSA-N naratriptan Chemical compound C12=CC(CCS(=O)(=O)NC)=CC=C2NC=C1C1CCN(C)CC1 AMKVXSZCKVJAGH-UHFFFAOYSA-N 0.000 description 1
- 229960005254 naratriptan Drugs 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 229950000754 nipradilol Drugs 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- 230000009935 nitrosation Effects 0.000 description 1
- 238000007034 nitrosation reaction Methods 0.000 description 1
- 230000009871 nonspecific binding Effects 0.000 description 1
- 239000012038 nucleophile Substances 0.000 description 1
- 230000000269 nucleophilic effect Effects 0.000 description 1
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 1
- 229940100655 ophthalmic gel Drugs 0.000 description 1
- 229940069265 ophthalmic ointment Drugs 0.000 description 1
- 229940100654 ophthalmic suspension Drugs 0.000 description 1
- 210000001328 optic nerve Anatomy 0.000 description 1
- 239000012044 organic layer Substances 0.000 description 1
- 239000012074 organic phase Substances 0.000 description 1
- 239000007800 oxidant agent Substances 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- 230000001590 oxidative effect Effects 0.000 description 1
- 125000004430 oxygen atom Chemical group O* 0.000 description 1
- 230000001575 pathological effect Effects 0.000 description 1
- 230000035515 penetration Effects 0.000 description 1
- 208000022821 personality disease Diseases 0.000 description 1
- ISWSIDIOOBJBQZ-UHFFFAOYSA-N phenol group Chemical group C1(=CC=CC=C1)O ISWSIDIOOBJBQZ-UHFFFAOYSA-N 0.000 description 1
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 1
- PJNZPQUBCPKICU-UHFFFAOYSA-N phosphoric acid;potassium Chemical compound [K].OP(O)(O)=O PJNZPQUBCPKICU-UHFFFAOYSA-N 0.000 description 1
- 229960001416 pilocarpine Drugs 0.000 description 1
- 229920001155 polypropylene Polymers 0.000 description 1
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 1
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 1
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 1
- 208000007232 portal hypertension Diseases 0.000 description 1
- 230000002335 preservative effect Effects 0.000 description 1
- 150000003141 primary amines Chemical group 0.000 description 1
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 1
- DBABZHXKTCFAPX-UHFFFAOYSA-N probenecid Chemical compound CCCN(CCC)S(=O)(=O)C1=CC=C(C(O)=O)C=C1 DBABZHXKTCFAPX-UHFFFAOYSA-N 0.000 description 1
- 229960003081 probenecid Drugs 0.000 description 1
- 230000008569 process Effects 0.000 description 1
- 229960003712 propranolol Drugs 0.000 description 1
- 150000003180 prostaglandins Chemical class 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 239000002287 radioligand Substances 0.000 description 1
- 239000000018 receptor agonist Substances 0.000 description 1
- 229940044601 receptor agonist Drugs 0.000 description 1
- 238000001525 receptor binding assay Methods 0.000 description 1
- 238000005932 reductive alkylation reaction Methods 0.000 description 1
- 238000006476 reductive cyclization reaction Methods 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 238000004366 reverse phase liquid chromatography Methods 0.000 description 1
- 238000007363 ring formation reaction Methods 0.000 description 1
- 238000012216 screening Methods 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 239000003723 serotonin 1A agonist Substances 0.000 description 1
- 239000000741 silica gel Substances 0.000 description 1
- 229910002027 silica gel Inorganic materials 0.000 description 1
- 208000019116 sleep disease Diseases 0.000 description 1
- 239000012312 sodium hydride Substances 0.000 description 1
- ACUGTEHQOFWBES-UHFFFAOYSA-M sodium hypophosphite monohydrate Chemical compound O.[Na+].[O-]P=O ACUGTEHQOFWBES-UHFFFAOYSA-M 0.000 description 1
- 239000001488 sodium phosphate Substances 0.000 description 1
- 238000004611 spectroscopical analysis Methods 0.000 description 1
- 238000001228 spectrum Methods 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-N sulfuric acid Substances OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 1
- KQKPFRSPSRPDEB-UHFFFAOYSA-N sumatriptan Chemical compound CNS(=O)(=O)CC1=CC=C2NC=C(CCN(C)C)C2=C1 KQKPFRSPSRPDEB-UHFFFAOYSA-N 0.000 description 1
- 229960003708 sumatriptan Drugs 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 238000010189 synthetic method Methods 0.000 description 1
- SBWYTQQSTIUXOP-UHFFFAOYSA-N tert-butyl n-(1-hydroxy-2-methylpropan-2-yl)carbamate Chemical compound CC(C)(C)OC(=O)NC(C)(C)CO SBWYTQQSTIUXOP-UHFFFAOYSA-N 0.000 description 1
- FOTGFVRQOSASEP-OAHLLOKOSA-N tert-butyl-dimethyl-[(2r)-1-(6-prop-2-ynoxyindazol-1-yl)propan-2-yl]oxysilane Chemical compound C1=C(OCC#C)C=C2N(C[C@@H](C)O[Si](C)(C)C(C)(C)C)N=CC2=C1 FOTGFVRQOSASEP-OAHLLOKOSA-N 0.000 description 1
- TXZZEAPIVBWIHF-SFHVURJKSA-N tert-butyl-dimethyl-[(2s)-1-(6-phenylmethoxyindazol-1-yl)propan-2-yl]oxysilane Chemical compound C1=C2N(C[C@H](C)O[Si](C)(C)C(C)(C)C)N=CC2=CC=C1OCC1=CC=CC=C1 TXZZEAPIVBWIHF-SFHVURJKSA-N 0.000 description 1
- TXZZEAPIVBWIHF-UHFFFAOYSA-N tert-butyl-dimethyl-[1-(6-phenylmethoxyindazol-1-yl)propan-2-yloxy]silane Chemical compound C1=C2N(CC(C)O[Si](C)(C)C(C)(C)C)N=CC2=CC=C1OCC1=CC=CC=C1 TXZZEAPIVBWIHF-UHFFFAOYSA-N 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- 229960004605 timolol Drugs 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- 125000005147 toluenesulfonyl group Chemical group C=1(C(=CC=CC1)S(=O)(=O)*)C 0.000 description 1
- 238000011200 topical administration Methods 0.000 description 1
- MKPLKVHSHYCHOC-AHTXBMBWSA-N travoprost Chemical compound CC(C)OC(=O)CCC\C=C/C[C@H]1[C@@H](O)C[C@@H](O)[C@@H]1\C=C\[C@@H](O)COC1=CC=CC(C(F)(F)F)=C1 MKPLKVHSHYCHOC-AHTXBMBWSA-N 0.000 description 1
- 229960002368 travoprost Drugs 0.000 description 1
- APJYDQYYACXCRM-UHFFFAOYSA-N tryptamine Chemical class C1=CC=C2C(CCN)=CNC2=C1 APJYDQYYACXCRM-UHFFFAOYSA-N 0.000 description 1
- TVHAZVBUYQMHBC-SNHXEXRGSA-N unoprostone Chemical compound CCCCCCCC(=O)CC[C@H]1[C@H](O)C[C@H](O)[C@@H]1C\C=C/CCCC(O)=O TVHAZVBUYQMHBC-SNHXEXRGSA-N 0.000 description 1
- 229960004317 unoprostone Drugs 0.000 description 1
- 238000003828 vacuum filtration Methods 0.000 description 1
- 210000004509 vascular smooth muscle cell Anatomy 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- 239000000230 xanthan gum Substances 0.000 description 1
- 235000010493 xanthan gum Nutrition 0.000 description 1
- 229920001285 xanthan gum Polymers 0.000 description 1
- 229940082509 xanthan gum Drugs 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
- C07D491/04—Ortho-condensed systems
- C07D491/044—Ortho-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring
- C07D491/052—Ortho-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring the oxygen-containing ring being six-membered
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
- C07D491/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
- A61P27/06—Antiglaucoma agents or miotics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Pharmacology & Pharmacy (AREA)
- Engineering & Computer Science (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Ophthalmology & Optometry (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
Description
- HINTERGRUND DER ERFINDUNG
- Die vorliegende Erfindung bezieht sich auf verschiedene Pyranoindazole. Diese neuen Verbindungen sind zum Senken und Kontrollieren eines normalen oder erhöhten Augeninnendrucks (IOP) und zum Behandeln des Glaukoms brauchbar.
- Der Krankheitszustand, welcher als Glaukom bezeichnet wird, ist durch einen permanenten Verlust der Sehfunktion aufgrund einer irreversiblen Schädigung des Sehnervs gekennzeichnet. Die verschiedenen morphologisch oder funktionell unterscheidbaren Typen des Glaukoms sind charakteristischerweise gekennzeichnet durch einen erhöhten IOP, von dem angenommen wird, dass ein Kausalzusammenhang mit dem pathologischen Verlauf der Krankheit besteht. Der Augenhochdruck ist ein Zustand bzw. Leiden, bei dem der Augeninnendruck erhöht ist, aber kein offensichtlicher Verlust der Sehfunktion aufgetreten ist; es wird angenommen, dass solche Patienten ein hohes Risiko einer eventuellen Entwicklung des mit dem Glaukom verbundenen Sehverlusts haben. Wenn das Glaukom oder der Augenhochdruck frühzeitig entdeckt und sofort mit Medikamenten behandelt wird, welche den erhöhten Augeninnendruck wirksam verringern, kann ein Verlust der Sehfunktion oder ihre allmähliche Verschlechterung im Allgemeinen gebessert werden. Arzneimitteltherapien, welche sich als wirksam zur Verringerung des Augeninnendrucks erwiesen haben, umfassen sowohl Mittel, welche die Erzeugung wässriger Körperflüssigkeit vermindern, als auch Mittel, welche die Leichtigkeit des Herausfließens erhöhen. Solche Therapien werden im Allgemeinen auf einem von zwei möglichen Wegen, nämlich topisch (direkte Anwendung am Auge) oder oral verabreicht.
- Es gibt einige Individuen, welche auf eine Behandlung mit bestimmten bestehenden Glaukomtherapien nicht gut ansprechen. Deshalb besteht ein Bedarf für andere topische therapeutische Mittel, welche den IOP kontrollieren.
- Es wurde berichtet, dass serotonerge 5-HT1A-Agonisten in Tiermodellen neuroprotektiv sind, und viele dieser Mittel wurden im Hinblick auf die Behandlung des akuten Schlag anfalls, neben anderen Indikationen, bewertet. Diese Klasse von Verbindungen ist für die Behandlung des Glaukoms (Senken und Kontrollieren des IOP) erwähnt worden, siehe z. B. WO 98/18458 (DeSantis, et al.) und
EP 0771563A2 (Mano, et al.). Osborne, et al. (Ophthalmologica, Bd. 210:308–314, 1996) lehren, dass 8-Hydroxydipropylaminotetralin (8-OH-DPAT) (ein 5-HT1A-Agonist) den IOP bei Kaninchen verringert. Wang et al. (Current Eye Research, Bd. 16(8):769–775, August 1997, und IVOS, Bd. 39(4), S488, März 1998) geben an, dass 5-Methylurapidil, ein α1A-Antagonist und 5-HT1A-Agonist den IOP beim Affen verringert, jedoch aufgrund seiner α1A-Rezeptoraktivität. Außerdem wird offenbart, dass 5-HT1A-Antagonisten für die Behandlung des Glaukoms (erhöhten IOP) brauchbar sind (z. B. WO 92/0338, McLees). Außerdem beziehen sich DeSai, et al. (WO 97/35579) und Macor, et al. (US 5,578,612 ) auf die Verwendung von 5-HT1 und 5-HT1-artigen-Agonisten für die Behandlung des Glaukoms (erhöhten IOP). Diese Antimigräneverbindungen, z. B. Sumatriptan und Naratriptan und verwandte Verbindungen, sind 5-HT1B,D,E,F-Agonisten. - Es wurde festgestellt, dass serotonerge Verbindungen, welche eine Agonistenaktivität an 5-HT2-Rezeptoren besitzen, einen normalen und erhöhten IOP wirksam senken und kontrollieren und zum Behandeln des Glaukoms brauchbar sind, siehe die im gemeinsamen Eigentum befindliche mitanhängige Anmeldung PCT/US99/19888, die in Gänze durch Bezugnahme in diese Anmeldung aufgenommen ist. Verbindungen, welche als Agonisten an 5-HT2-Rezeptoren wirken, sind bekannt und haben sich in vielfältiger Weise als nützlich erwiesen, hauptsächlich für Störungen oder Zustände bzw. Leiden, die mit dem Zentralnervensystem (ZNS) zusammenhängen. Das US-Patent Nr. 5,494,928 bezieht sich auf bestimmte 2-(Indol-1-yl)-ethylaminderivate, welche 5-HT2C-Agonisten sind, für die Behandlung von Zwangserkrankungen und anderen vom ZNS herrührenden Persönlichkeitsstörungen. Das US-Patent Nr. 5,571,833 bezieht sich auf Tryptaminderivate, welche 5-HT2-Agonisten sind, für die Behandlung der portalen Hypertonie und der Migräne. Das US-Patent Nr. 5,874,477 bezieht sich auf ein Verfahren zum Behandeln von Malaria unter Verwendung von 5-HT2A/2C-Agonisten. Das US-Patent Nr. 5,902,815 bezieht sich auf die Verwendung von 5-HT2A-Agonisten zum Verhüten von nachteiligen Wirkungen der NMDA-Rezeptor-Unterfunktion. WO 98/31354 bezieht sich auf 5-HT2B-Agonisten für die Behandlung der Depression und anderer ZNS-Leiden. WO 00/12475 bezieht sich auf Indolinderivate und WO 00/12510 und WO 00/44753 beziehen sich auf bestimmte Indolderivate als 5-HT2B und 5-HT2C-Rezeptoragonisten für die Behandlung einer Reihe von Störungen des Zentralnervensystems, aber insbesondere für die Behandlung von Fettleibigkeit. WO 00/35922 bezieht sich auf bestimmte Pyrazino[1,2-a]chinoxalinderivate als 5-HT2C-Agonisten für die Behandlung einer Zwangserkrankung, Depression, von Essstörungen und anderen Störungen, an denen das ZNS beteiligt ist. WO 00/77002 und WO 00/77010 beziehen sich auf bestimmte substituierte tetracyclische Pyrido[4,3-b]indole als 5-HT2C-Agonisten mit einer Brauchbarkeit für die Behandlung von Störungen des Zentralnervensystems, zu denen unter anderem Fettleibigkeit, Angst, Depression, Schlafstörungen, Schädelschmerzen und soziale Phobien gehören. Es wird berichtet, dass eine Agonistenreaktion am 5-HT2A-Rezeptor die Hauptaktivität ist, die für eine halluzinogene Aktivität verantwortlich ist, wobei eine geringere Beteiligung des 5-HT2C-Rezeptors möglich ist [Psychopharmacology, Bd. 121:357, 1995].
- Es wurden wenige Furan oder Pyran enthaltende kondensierte Indazole beschrieben. Die chemische Synthese von 7-Methyl- und 1,7-Dimethyl-1H-furo[2,3-g]indazol [Gazz. Chim Ital. 106, 1083 (1976)] sowie die von 3-Methyl- und 1-(4-Aminophenyl)-3-methyl-1H-benzo[b]furo[2,3-g]indazol (An. Asoc. Quim. Argent. 59, 69 (1971)] wurde ohne eine Erörterung ihrer Brauchbarkeit beschrieben. Die europäische Patentanmeldung
EP 990,650 - Die US-Patente Nr. 5,561,150 und 5,646,173 beziehen sich auf bestimmte tricyclische Pyrazolderivatverbindungen, von denen festgestellt wird, dass sie 5-HT2C-Agonisten für die Behandlung von ZNS-Krankheiten sind, und sie sind hauptsächlich auf lipophile Analoge gerichtet, welche eine hohe Wahrscheinlichkeit aufweisen, dass sie in das Gehirn gelangen. Entsprechend bezieht sich WO 98/56768 auf tricyclische 5-HT2C-Agonisten für die Behandlung von ZNS-Krankheiten. Alle vorstehend und in der gesamten An meldung erwähnten Patente und Veröffentlichungen sind in Gänze durch Bezugnahme in diese Anmeldung aufgenommen.
- 5-Hydroxytryptamin (Serotonin) überschreitet die Blut-Hirn-Schranke nicht und gelangt nicht in das Gehirn. Um die Serotoninspiegel im Gehirn zu erhöhen, kann jedoch die Verabreichung von 5-Hydroxytryptophan eingesetzt werden. Der Transport von 5-Hydroxytryptophan in das Gehirn erfolgt leicht und sobald es im Gehirn ist, wird 5-Hydroxytryptophan schnell decarboxyliert, wobei Serotonin erhalten wird.
- Entsprechend gibt es einen Bedarf zum Bereitstellen von neuen Verbindungen, welche die vorstehend beschriebenen Nachteile vermeiden und welche eine erhöhte chemische Stabilität und eine erwünschte Dauer der therapeutischen Aktivität, z. B. beim Herabsetzen des Augeninnendrucks und beim Behandeln des Glaukoms ergeben.
- ZUSAMMENFASSUNG DER VORLIEGENDEN ERFINDUNG
- Ein Merkmal der vorliegenden Erfindung ist, neue Verbindungen bereitzustellen, wie sie in Anspruch 1 definiert sind. Bevorzugte Ausführungsformen sind in den Unteransprüchen offenbart. Diese Verbindungen sind 5-HT2-Agonisten.
- Ein weiteres Merkmal der vorliegenden Erfindung ist, Verbindungen bereitzustellen, welche eine erhöhte chemische Stabilität aufweisen und welche beim Senken und Kontrollieren von normalem oder erhöhtem Augeninnendruck und/oder beim Behandeln des Glaukoms brauchbar sind.
- Ein weiteres Merkmal der vorliegenden Erfindung ist, Verbindungen bereitzustellen, welche ein gewünschtes Niveau der therapeutischen Aktivität beim Senken und Kontrollieren von normalem oder erhöhtem Augeninnendruck und/oder beim Behandeln des Glaukoms ergeben.
- Weitere Merkmale und Vorteile der vorliegenden Erfindung werden zum Teil in der folgenden Beschreibung dargelegt und gehen zum Teil aus der Beschreibung hervor oder können durch die praktische Durchführung der vorliegenden Erfindung in Erfahrung ge bracht werden. Die Aufgaben und anderen Vorteile der vorliegenden Erfindung werden mittels der Elemente und Kombinationen gelöst und erhalten, die in der Beschreibung und den beigefügten Ansprüchen besonders hervorgehoben werden.
- Um diese und andere Vorteile zu erhalten, und in Übereinstimmung mit den Zielen der vorliegenden Erfindung, wie sie in dieser Anmeldung ausgeführt und ausführlich beschrieben ist, bezieht sich die vorliegende Erfindung auf eine Verbindung mit der Formel I:oder pharmazeutisch annehmbare Salze oder Solvate oder Prodrug-Formen der Verbindungen der Formel I. In der Formel sind R1 und R2 unabhängig voneinander ausgewählt aus Wasserstoff oder einer Alkylgruppe, wie C1-4-Alkyl;
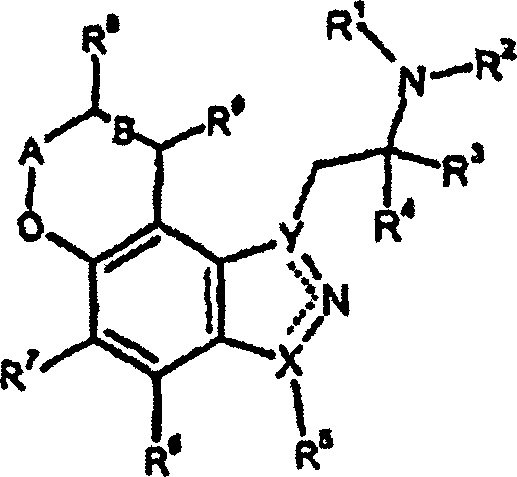
R3 und R4 sind unabhängig voneinander ausgewählt aus Wasserstoff oder einer Alkylgruppe, wie C1-4-Alkyl oder;
R3 und R4 und das Kohlenstoffatom, an welches sie gebunden sind, können einen Cycloalkylring bilden, oder
R2 und R3 können ferner zusammen (CH2)m sein, um einen gesättigten Heterocyclus zu bilden;
R5 ist ausgewählt aus Wasserstoff, Halogen, einer Alkylgruppe, wie C1-6-Alkyl oder C1-4-Alkyl, substituiert durch Halogen;
R6 und R7 sind unabhängig voneinander ausgewählt aus Wasserstoff, Halogen, Cyano, einem Alkylthio wie C1-4-Alkylthio, einem Alkyl wie C1-4-Alkyl, oder einem substituierten Alkyl wie C1-4-Alkyl, substituiert durch Halogen;
R8 und R9 sind unabhängig voneinander ausgewählt aus Wasserstoff, Hydroxyl, einem Alkyl wie C1-6-Alkyl, einem Alkoxy wie C1-6-Alkoxy, =O, NR10R11, OC(=O)NR1R2, OC(=O)C1-4-Alkyl, einem Alkylthiol wie C1-6-Alkylthiol, einem substituierten Alkyl wie C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR10R11;
R10 und R11 sind unabhängig voneinander ausgewählt aus Wasserstoff, einer Alkylgruppe wie C1-4-Alkyl, C(=O)C1-4-Alkyl, C(=O)OC1-4-Alkyl, C(=O)NR1R2, oder einem substituierten Alkyl wie C1-6-Alkyl, substituiert mit Halogen, Hydroxyl, NR1R2, oder R10 und R11 können zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher ein zusätzliches Heteroatom, ausgewählt aus N, O oder S enthalten kann, wenn es ein 6-gliedriger Ring ist;
A ist (CH2)n, C=O oder CHC1-4-Alkyl;
B ist entweder eine Einfachbindung oder eine Doppelbindung, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff oder einer substituierten oder unsubstituierten Alkylgruppe;
m = 2–4;
n = 0–2;
X und Y sind entweder N oder C, wobei X und Y voneinander verschieden sind, und die gestrichelten Bindungen bezeichnen eine geeignet angeordnete Einfachbindung und Doppelbindung. - Die vorliegende Erfindung bezieht sich ferner auf pharmazeutische Zusammensetzungen, welche wenigstens eine Verbindung der Formel I enthalten.
- Die vorliegende Erfindung bezieht sich ferner auf die Verwendung von Verbindungen, wie sie in dieser Anmeldung definiert sind, zum Senken und/oder Kontrollieren von normalem oder erhöhtem Augeninnendruck durch Verabreichen einer wirksamen Menge einer Zusammensetzung, die eine Verbindung mit der Formel I, wie vorstehend beschrieben, enthält, wie es in Anspruch 9 definiert ist. Bevorzugte Ausführungsformen davon sind in den Ansprüchen 10 bis 16 definiert.
- Die vorliegende Erfindung bezieht sich auch auf die Verwendung der Verbindungen, wie sie in dieser Anmeldung definiert sind, zum Behandeln des Glaukoms, welche das Verabreichen einer wirksamen Menge einer Zusammensetzung, die eine Verbindung mit der Formel I, wie vorstehend beschrieben, enthält, umfasst, wie es in Anspruch 17 definiert ist. Bevorzugte Ausführungsformen sind in den Ansprüchen 18 bis 20 offenbart. Schließlich sieht die vorliegende Erfindung die Verwendung wie in Anspruch 22 definiert vor.
- Es versteht sich, dass sowohl die vorstehende allgemeine Beschreibung als auch die folgende ausführliche Beschreibung nur beispielhaft und erläuternd sind und eine weitere Erläuterung der vorliegenden Erfindung, wie beansprucht, bereitstellen sollen.
- AUSFÜHRLICHE BESCHREIBUNG DER VORLIEGENDEN ERFINDUNG
- Die vorliegende Erfindung bezieht sich auf eine Reihe von Verbindungen, welche gemäß der vorliegenden Erfindung brauchbar sind. Diese Verbindungen werden im Allgemeinen durch die folgende Formel I wiedergegeben.
-

- In der Formel sind R1 und R2 unabhängig voneinander ausgewählt aus Wasserstoff oder einer Alkylgruppe, wie C1-4-Alkyl;
R3 und R4 sind unabhängig voneinander ausgewählt aus Wasserstoff oder einer Alkylgruppe, wie C1-4-Alkyl oder;
R3 und R4 und das Kohlenstoffatom, an welches sie gebunden sind, können einen Cycloalkylring (z. B. Cylcopropylring) bilden, oder
R2 und R3 können ferner zusammen (CH2)m sein, um einen gesättigten Heterocyclus zu bilden;
R5 ist ausgewählt aus Wasserstoff, Halogen, einer substituierten oder unsubstituierten Alkylgruppe, wie C1-6-Alkyl oder C1-4-Alkyl, substituiert durch Halogen;
R6 und R7 sind unabhängig voneinander ausgewählt aus Wasserstoff, Halogen, Cyano, einem Alkylthio wie C1-4-Alkylthio, einem Alkyl wie C1-4-Alkyl, oder einem substituierten Alkyl wie C1-4-Alkyl, substituiert durch Halogen;
R8 und R9 sind unabhängig voneinander ausgewählt aus Wasserstoff, Hydroxyl, einem Alkyl wie C1-6-Alkyl, einem Alkoxy wie C1-6-Alkoxy, =O, NR10R11, OC(=O)NR1R2, OC(=O)C1-4-Alkyl, einem Alkylthiol wie C1-6-Alkylthiol, einem substituierten Alkyl wie C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR10R11,
R10 und R11 sind unabhängig voneinander ausgewählt aus Wasserstoff, einer Alkylgruppe wie C1-4-Alkyl, C(=O)C1-4-Alkyl, C(=O)OC1-4-Alkyl, C(=O)NR1R2, oder einer substituierten Alkylgruppe wie C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR1R2, oder R10 und R11 können zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthalten kann, wenn es ein 6-gliedriger Ring ist,
A ist (CH2)n, C=O oder CHC1-4-Alkyl;
B ist entweder eine Einfachbindung oder eine Doppelbindung, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff, einer Alkylgruppe, wie C1-4-Alkyl, oder einer substituierten Alkylgruppe, wie einem C1-4-Alkyl, substituiert durch Halogen, Hydroxyl oder NR10R11;
m = 2–4;
n = 0–2;
X und Y sind entweder N oder C, wobei X und Y voneinander verschieden sind; und die gestrichelten Bindungen bezeichnen eine geeignet angeordnete Einfachbindung und Doppelbindung. - Pharmazeutisch annehmbare Salze und Solvate und Pro-Drug-Formen der Verbindungen der Formel I sind ebenfalls Teil der vorliegenden Erfindung.
- Bevorzugte Verbindungen sind:
-
- wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl;
- R3 und R4 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-4-Alkyl, oder R2 und R3 zusammen (CH2)m sein können, um einen gesättigten Heterocyclus zu bilden; R5 ausgewählt ist aus Wasserstoff, Halogen oder C1-6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, Cyano, C1-4-Alkylthio, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen; R8 und R9 ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkyl, C1-6-Alkoxy, NR10R11, oder C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-4-Alkyl, C(=O)C1-4-Alkyl, C(=O)OC1-4-Alkyl, C(=O)NR1R2, oder R10 und R11 zusammen einen ge sättigten 6-gliedrigen heterocyclischen Ring vervollständigen können, welcher ein zusätzliches Heteroatom, ausgewählt aus N, O oder S enthalten kann,
- A (CH2)n oder CHC1-4-Alkyl ist;
- B entweder eine Einfachbindung oder eine Doppelbindung ist, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen, Hydroxy oder NR10R11;
- m = 3–4;
- n = 1–2;
- X und Y entweder N oder C sind, wobei X und Y verschieden sind; und
- die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen.
- Am meisten bevorzugte Verbindungen sind:
-
- wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl;
- R3 C1-2-Alkyl
ist, oder R2 und R3 zusammen
(CH2)
3 sein können, um Pyrrolidin zu bilden; - R4 Wasserstoff ist;
- R5 ausgewählt ist aus Wasserstoff oder C1-6-Alkyl;
- R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen oder C1-4-Alkyl;
- R8 und R9 unabhängig voneinander ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkoxy, NR10R11 oder C1-6-Alkyl, substituiert mit Hydroxyl oder NR10R11;
- R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-4-Alkyl, C(=O)C1-4-Alkyl, oder R10 und R11 zusammen einen gesättigten 6-gliedrigen heterocyclischen Ring vervollständigen können, welcher ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthalten kann;
- A (CH2)n ist;
- B eine Einfachbindung ist;
- n = 1;
- X C ist und Y N ist; und
- die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen.
- Repräsentative Beispiele für bevorzugte Verbindungen der Formel I sind:
-
- 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- (S)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- 1-((S)-2-Aminopropyl)-3-methyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- 1-(S)-1-Pyrrolidin-2-ylmethyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- 1-((S)-2-Aminopropyl)-5-fluor-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ylamin;
- [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-dimethylamin;
- [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-methanol;
- 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8,9-diol;
- 1-((S)-2-Aminopropyl)-9-methoxy-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol;
- 1-(2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol;
- 1-(Pyrrolidin-2-ylmethyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol;
- 1-((S)-2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol;
- 1-((S)-2-Aminopropyl)-3-methyl-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; oder Kom binationen davon.
- Bestimmte Verbindungen der Formel I können ein oder mehrere chirale Zentren enthalten. Die vorliegende Erfindung zieht alle Enantiomere, Diastereomere und Gemische davon in Betracht.
- In den vorstehenden Definitionen ist die Gesamtzahl der Kohlenstoffatome in einer Substituentengruppe durch die Ci-j-Vorsilbe angegeben, wobei die Zahlen i und j die Anzahl der Kohlenstoffatome definieren. Diese Definition schließt geradkettige, verzweigte und cyclische Alkylgruppen oder (Cycloalkyl)alkylgruppen ein. Ein Substituent kann entweder einfach oder mehrfach zugegen sein, wenn er in die angegebene Struktureinheit eingebaut ist. Zum Beispiel würde der Substituent Halogen, welcher Fluor, Chlor, Brom oder Iod bedeutet, anzeigen, dass die Einheit, an welche er gebunden ist, mit einem oder mehreren Halogenatomen substituiert sein kann, welche gleich oder voneinander verschieden sein können.
- SYNTHESE
- Die Verbindungen der Formel I können unter Verwendung von einem von mehreren Syntheseverfahren hergestellt werden. Zum Beispiel können 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ole aus einem geeignet geschützten 1-(6-Hydroxyindazol-1-yl)-propan-2-ol 1 hergestellt werden, wie es in Schema 1 dargelegt ist. Pg bedeutet eine geeignete Schutzgruppe, um sicherzustellen, dass ein bestimmtes Atom während der angegebenen chemischen Reaktion nicht modifiziert wird.
- Schema 1

- Weitere Verbindungen der Formel I können aus 12 durch im Fachgebiet wohlbekannte Umwandlungen von ausgewählten funktionellen Gruppen hergestellt werden. Zum Beispiel ergibt das anfängliche Schützen der primären Amingruppe, gefolgt von einer Aktivierung der Hydroxylgruppe durch Bildung eines Sulfonatesters, z. B. Methansulfonyl, und anschließende Reaktion mit einem gewünschten Nucleophil wie Alkylaminen, Dialkylaminen, Aryl- oder Alkylthiolen und dergleichen die Verbindungen 14 der Formel I. Außerdem ergibt die direkte Oxidation von 13 mit einem geeigneten Oxidationsmittel, z. B. einem hypervalenten Iodreagenz wie o-Iodoxybenzoesäure [J. Org. Chem. 60, 7272 (1995)], das Keton 16, welches funktionalisiert werden kann, um noch weitere Verbindungen der Formel I, wie etwa 17, über eine reduktive Alkylierung, und 15 über eine Grignard-Addition zu ergeben.
- Schema 2

- Alternativ können Verbindungen der Formel I aus geeignet substituierten 5-Propargyloxy-indazolen (19) über anfängliche Claisen-Umlagerungsreaktionen [Tetrahedron Lett. 33, 2179 (1992), ebenda 35, 45 (1994), ebenda 41, 3541 (2000)] hergestellt werden, um die substituierten Pyrano[2,3-g]indazole 20 als Zwischenprodukt zu ergeben (Schema 3). Eine weitere synthetische Manipulation von 20, z. B. so wie in den Schemata 3–5 dargelegt, unter Verwendung von wohlbekannten Umwandlungen von funktionellen Gruppen ergibt noch weitere wünschenswerte Verbindungen der Formel I.
- Schema 3

- Schema 4

- Schema 5

- Die in Frage kommenden 1-(Hydroxyalkyl)-indazole für die Herstellung von Verbindungen der Formel I können so hergestellt werden, wie es in Schema 6 und in der mitanhängigen US-Patentanmeldung Nr. 60/295,427 dargelegt ist, die in Gänze durch Bezugnahme in diese Anmeldung aufgenommen ist. Eine Reaktion des aktivierten Fluorphenols 30 mit dem geeigneten Aminoalkohol 31, welcher, wenn A Nitril ist, reduziert wird, um den entsprechenden Aldehyd 32 zu ergeben. Eine Nitrosierung zum Bereitstellen von 33, gefolgt von einer reduktiven Cyclisierung, ergibt die 1-(Hydroxyalkyl)-indazole 34.
- Schema 6
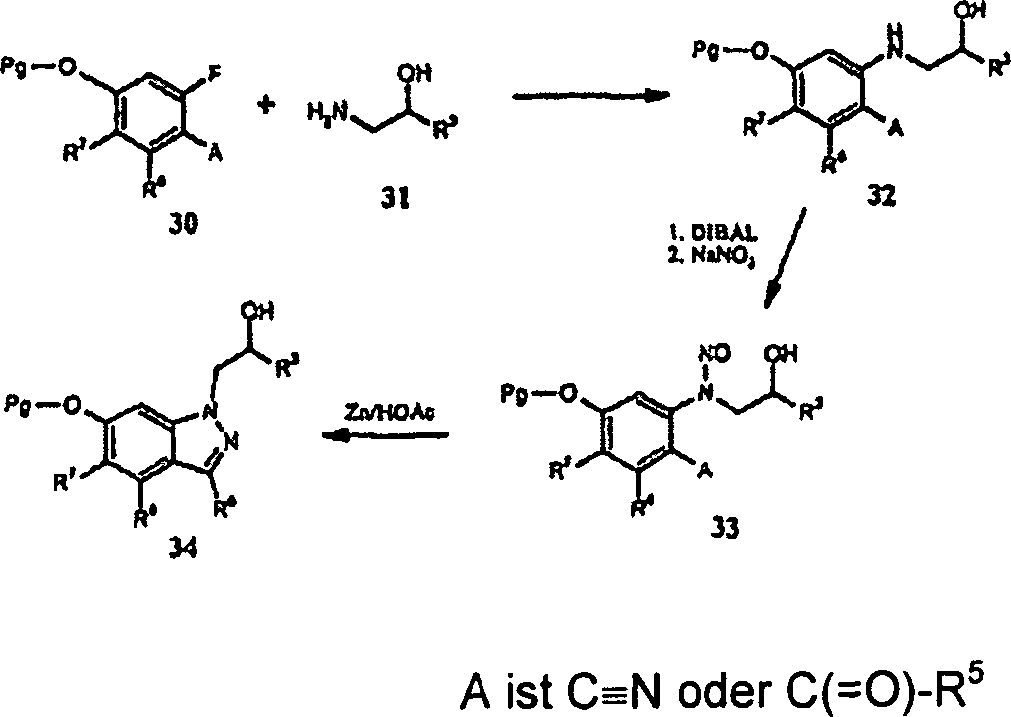
- Die Pyranoindazole 34 als Zwischenprodukte können auch durch Alkylierung des geeigneten O-geschützten 6-Hydroxyindazols (35), wobei geeignete O-Schutzgruppen z. B. Methyl oder Benzyl sind, durch Verfahren hergestellt werden, die im Fachgebiet wohlbekannt sind und in Schema 7 [US-Patent 5,494,928 (1997), WO 98/30548 (1998)] beschrieben sind, und zwar mit dem gewünschten Epoxid, z. B. Propylenoxid. Alternativ kann es für die Herstellung von bestimmten Verbindungen von Vorteil sein, 35 unter Verwendung von Chloraceton zu alkylieren, gefolgt von einer Reduktion des Keton-Zwischenprodukts, z. B. mit NaBH4, um das Zwischenprodukt 34 zu erhalten.
- Schema 7
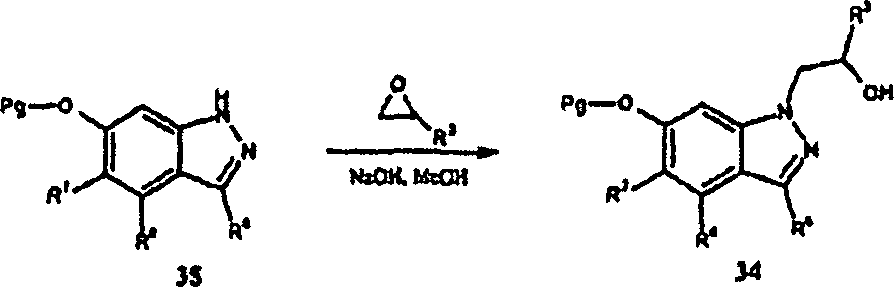
- Es kann von Vorteil sein, bestimmte Verbindungen der Formel I aus einem geeignet substituierten 1,7,8,9-Tetrahydro-pyrano[2,3-g]indazol, wie etwa 36, herzustellen, wie in Schema 8 dargelegt ist. Zum Beispiel ergibt eine Alkylierung von 36 gemäß den für Schema 4 vorstehend beschriebenen Bedingungen, gefolgt von einer geeigneten Aktivierung der Hydroxylgruppe für eine nachfolgende nucleophile Aminierung durch Bildung eines Sulfonatesters [J. Chem. Soc., Perkins Bd. 1:1479, 1981], z. B. Methansulfonyl, Toluolsulfonyl, Bromphenylsulfonyl oder Nitrophenylsulfonyl, und eine Reaktion mit dem gewünschten Amin die Verbindungen 38 der Formel I.
- Schema 8
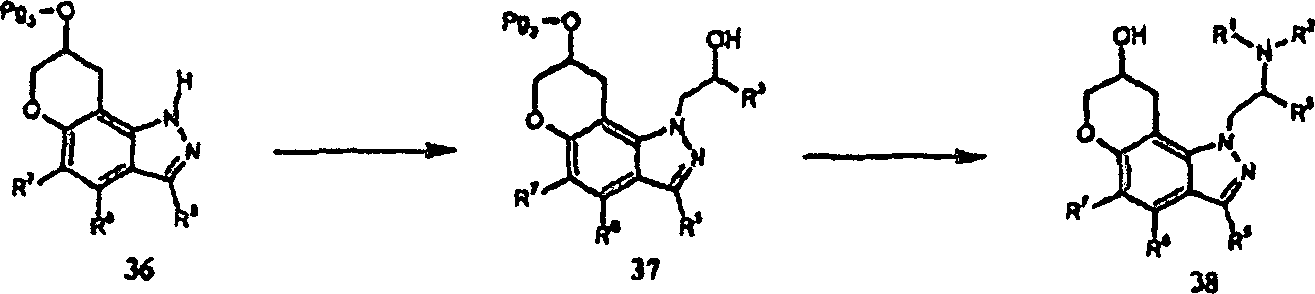
- Außerdem ergibt eine Reaktion der Indazole 36 mit dem aktivierten Alaninol 39 die Verbindung 40, welche nach dem Entschützen die Verbindungen 38 der Formel I ergibt, wie in Schema 9 gezeigt ist. Das Ersetzen von 39 in Schema 9 durch beispielsweise einen aktivierten Sulfonatester oder das entsprechende Halogenid oder (z. B. mit t-Butyloxycarbonyl, Benzyloxycarbonyl) N-geschütztes Pyrrolidin-3-methanol würde nach dem Entfernen der Aminschutzgruppe noch eine weitere Verbindung der Formel I ergeben. Ferner würde das Ersetzen von 39 in Schema 9 durch einen aktivierten Sulfonatester von N-(2-Hydroxy-1,1-dimethyl-ethyl)-phthalimid [J. Amer. Chem. Soc., Bd. 108:3811, 1986], 2-[(t-Butyloxycarbonyl)amino]-2-methylpropanol [J. Amer. Chem. Soc., Bd. 113:8879, 1991], 1-[(t-Butyloxycarbonyl)amino]-cyclopropyl-1-methanol [J. Med. Chem, Bd. 31:1694, 1988] oder 2-Methyl-2-nitro-propan-1-ol [J. Amer. Chem. Soc., Bd. 68:12, 1946] nach dem Entfernen der N-Schutzgruppen in den ersten drei Fällen oder der Reduktion der Nitrogruppe im letztgenannten Fall noch weitere Beispiele 38 der Formel I ergeben.
- Schema 9
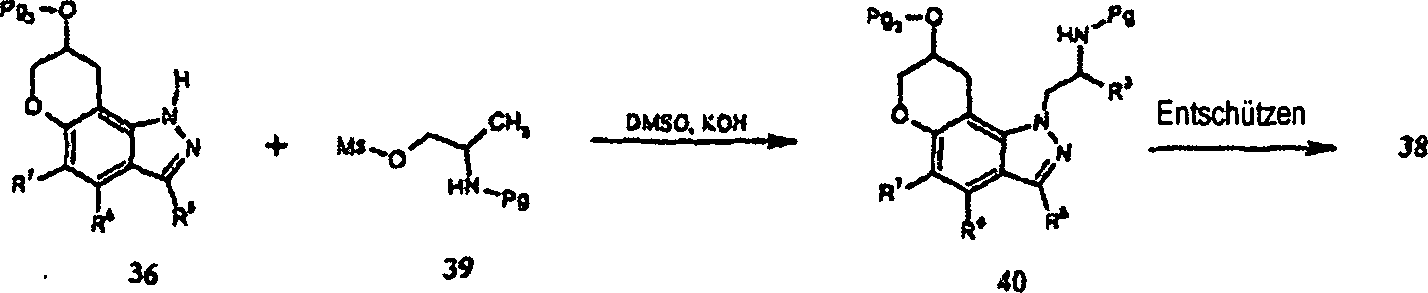
- Bestimmte wünschenswerte substituierte 1,7,8,9-Tetrahydro-pyrano[2,3-g]indazole können aus dem geeignet substituierten 1H-Indazol-6-ol (41) hergestellt werden, wie es in der Synthesesequenz beschrieben ist, die in Schema 10 dargelegt ist. Eine Alkylierung der Indazole 41 mit Allyliodid, gefolgt von einer Behandlung unter Claisen-Umlagerungsbedingungen ergibt 43. Das Schützen der Hydroxylgruppe vor einer weiteren Reaktion durch Umwandlung beispielsweise in einen Ester wie Acetyl und ein ähnlicher Einbau einer Schutzgruppe an dem Stickstoffatom, z. B. durch Reaktion mit einem geeigneten Isocyanid zum Erhalten eines Ureids, ergibt das gewünschte Allylindazol 45. Eine Epoxidierung des Olefins mit z. B. 3-Chlor-perbenzoesäure und eine anschließende Cyclisierung unter basischen Bedingungen ergibt das Pyranoindazol-Zwischenprodukt 47. Eine Umwandlung der Hydroxylgruppe des Pyranoindazols 47 in noch weitere funktionelle Gruppen, in Übereinstimmung mit Formel I, kann durch die Anwendung von Umwandlungen funktioneller Gruppen erzielt werden, die im Fachgebiet bekannt sind.
- Schema 10

- Die gewünschten Pyrano[3,2-e]indazol-3-ethylamine 49 (Schema 11) der Formel I können aus dem geeignet substituierten 3-(2-Hydroxypropyl)-1H-indazol-5-ol 48 durch die in Schemata 1 und 3 beschriebenen Verfahren und so, wie es in der internationalen Patentanmeldung Nr. PCT/US00/31143 beschrieben ist, welche in Gänze durch Bezugnahme in diese Anmeldung aufgenommen ist, hergestellt werden.
- Schema 11

- Die Verbindungen der vorliegenden Erfindung können zum Senken und Kontrollieren des IOP einschließlich des IOP, der mit dem Normaldruckglaukom verbunden ist, des Augenhochdrucks und des Glaukoms bei warmblütigen Tieren einschließlich der Menschen verwendet werden. Da die Behandlung des Glaukoms vorzugsweise mit Verbin dungen erfolgt, welche nicht in das ZNS gelangen, sind relativ polare Verbindungen, welche 5-HT2-Agonisten sind, von besonderem Interesse. Die Verbindungen werden vorzugsweise in pharmazeutischen Zusammensetzungen formuliert, welche sich vorzugsweise für eine topische Verabreichung am Auge des Patienten eignen.
- Die Verbindungen dieser Erfindung, Formel I, können in verschiedene Arten von pharmazeutischen Zusammensetzungen wie ophthalmische Formulierungen zur Verabreichung am Auge (z. B. topisch, intracameral oder über ein Implantat) eingearbeitet werden. Die Verbindungen werden vorzugsweise in topische ophthalmische Formulierungen zur Verabreichung am Auge eingearbeitet. Die Verbindungen können mit ophthalmologisch annehmbaren Konservierungsmitteln, Mitteln zur Erhöhung der Viskosität, Penetrationsverstärkern, Puffern, Natriumchlorid und Wasser kombiniert werden, um eine wässrige, sterile ophthalmische Suspension oder Lösung zu bilden. Ophthalmische Lösungsformulierungen können durch Auflösen einer Verbindung in einem physiologisch annehmbaren isotonen wässrigen Puffer hergestellt werden. Ferner kann die ophthalmische Lösung einen ophthalmologisch annehmbaren oberflächenaktiven Stoff enthalten, der die Auflösung der Verbindung unterstützt. Außerdem kann die ophthalmische Lösung ein Mittel zum Erhöhen der Viskosität wie Hydroxymethylcellulose, Hydroxyethylcellulose, Hydroxypropylmethylcellulose, Methylcellulose, Polyvinylpyrrolidon oder dergleichen enthalten, um die Zurückhaltung der Formulierung im Bindehautsack zu verbessern. Es können auch Geliermittel verwendet werden, zu denen Gellan und Xanthangummi gehören, die aber nicht darauf beschränkt sind. Um sterile ophthalmische Salbenformulierungen herzustellen, wird der Wirkstoff mit einem Konservierungsmittel in einem geeigneten Vehikel wie Mineralöl, flüssigem Lanolin oder Alvolen kombiniert. Sterile ophthalmische Gelformulierungen können durch Suspendieren des Wirkstoffs in einer hydrophilen Grundlage, hergestellt aus der Kombination von beispielsweise Carbopol-974 oder dergleichen, gemäß den veröffentlichten Formulierungen für analoge ophthalmische Zubereitungen hergestellt werden; Konservierungsmittel und Tonizitätsmittel können eingearbeitet werden.
- Die Verbindungen werden vorzugsweise als topische ophthalmische Suspensionen oder Lösungen mit einem pH von ungefähr 5 bis 8 formuliert. Die Verbindungen sind normalerweise in diesen Formulierungen in einer Menge von 0,01 bis 5 Gew.-%, aber vorzugsweise in einer Menge von 0,25 bis 2 Gew.-% enthalten. Somit würden für eine topische Darreichung 1 bis 2 Tropfen dieser Formulierungen nach dem Ermessen des Arztes 1 bis 4 Mal pro Tag auf die Oberfläche des Auges verabreicht werden.
- Die Verbindungen können auch in Kombination mit anderen Mitteln zum Behandeln eines Glaukoms wie etwa, aber nicht beschränkt auf, β-Blocker (z. B. Timolol, Betaxolol, Levobetaxolol, Carteolol, Levobunolol, Propranolol), Carboanhydrase-Inhibitoren (z. B. Brinzolamid und Dorzolamid), α1-Antagonisten (z. B. Nipradolol), α2-Agonisten (lopidin und Brimonidin), Miotica (z. B. Pilocarpin und Epinephrin), Prostaglandinanaloga (z. B. Latanoprost, Travaprost, Unoproston und Verbindungen, die in den US-Patenten Nr. 5,889,052; 5,296,504; 5,422,368 und 5,151,444 angegeben sind, "hypotensive Lipide" (z. B. Lumigan und Verbindungen, die in 5,352,708 angegeben sind), und neuroprotektive Verbindungen (z. B. Verbindungen aus US-Patent Nr. 4,690,931, insbesondere Eliprodil und R-Eliprodil, wie sie in einer anhängigen Anmeldung U.S.S.N. 06/203,350 angegeben sind, und geeignete Verbindungen aus WO 94/13275, einschließlich Memantin, verwendet werden.
- In den vorstehend beschriebenen Formeln kann die Alkylgruppe geradkettig, verzweigt oder cyclisch und dergleichen sein. Halogen schließt Cl, Br, F oder I ein. Unter Alkoxy versteht man eine Alkylgruppe, die über ein Sauerstoffatom gebunden ist.
- Die Verbindungen der vorliegenden Erfindung wirken vorzugsweise als 5-HT2-Agonisten und gelangen vorzugsweise nicht in das ZNS. Genauer gesagt enthalten die speziellen Verbindungen der vorliegenden Erfindung in ihrer Struktur eine phenolische Hydroxylgruppe, welche als mit der von Serotonin vergleichbar angesehen wird, und somit überschreiten die Verbindungen der vorliegenden Erfindung vorzugsweise nicht die Blut-Hirn-Schranke und gelangen nicht ins Gehirn. Verbindungen mit der Fähigkeit, ein 5-HT2-Agonist zu sein, sind zum Kontrollieren des IOP sowie für die Behandlung eines Glaukoms von Nutzen, wie in der internationalen veröffentlichten Patentanmeldung Nr. WO 00/16761 gezeigt ist, die in Gänze durch Bezugnahme in diese Anmeldung aufgenommen ist.
- Die Verbindungen der vorliegenden Erfindung ergeben vorzugsweise eine erhöhte chemische Stabilität und erreichen vorzugsweise das gewünschte Maß an therapeutischer Aktivität, welche das Senken oder Kontrollieren des IOP einschließt.
- Die Verbindungen der vorliegenden Erfindung können zum Kontrollieren oder Senken des IOP in warmblütigen Tieren, einschließlich der Menschen, verwendet werden. Vorzugsweise wird eine wirksame Menge der Verbindung dem Patienten so verabreicht, dass der IOP kontrolliert oder auf annehmbare Werte gesenkt wird. Außerdem können die Verbindungen der vorliegenden Erfindung zum Behandeln eines Glaukoms bei warmblütigen Tieren, einschließlich der Menschen, durch Verabreichen einer wirksamen Menge der Verbindung an einen Patienten, der eine solche Behandlung zum Behandeln des Glaukoms benötigt, verwendet werden. Zu Beispielen für geeignete pharmazeutisch annehmbare Mengen der Verbindungen der vorliegenden Erfindung gehören die in den Beispielen gezeigten Mengen.
- Eine weitere Ausführungsform der vorliegenden Erfindung ist ein Verfahren zum Aktivieren von oder Binden an Serotoninrezeptoren, umfassend das Verabreichen einer wirksamen Menge von wenigstens einer Verbindung der vorliegenden Erfindung an einen Patienten unter Verwendung einer Menge, die zum Blockieren von oder Binden an Serotoninrezeptoren wirksam ist, wie etwa, aber nicht beschränkt auf die in dieser Anmeldung beschriebenen Dosierungswerte.
- Die folgenden Beispiele werden angegeben, um die Herstellung von Verbindungen zu veranschaulichen, welche der Gegenstand dieser Erfindung sind, sie sollten aber nicht so verstanden werden, als würden sie irgendwelche Beschränkungen der Ansprüche implizieren. Die bevorzugten Verbindungen der Formel I sind in den Beispielen 4 und 5 beschrieben. Die am meisten bevorzugte Verbindung ist Beispiel 4. Das Protonenkernresonanzspektrum von jeder Verbindung der Beispiele stimmte mit der zugewiesenen Struktur überein.
- VERFAHREN 1
- 5-HT2-Rezeptorbindungsassay
- Um die Affinitäten von serotonergen Verbindungen an den 5-HT2-Rezeptoren zu bestimmen, wird ihre Fähigkeit, um die Bindung des Agonisten-Radioliganden [125I]DOI an 5-HT2-Rezeptoren im Gehirn zu konkurrieren, bestimmt, wie es nachstehend beschrieben ist, mit einer geringfügigen Abwandlung des Literaturverfahrens [Neurophar macology, 26, 1803 (1987)]. Aliquots von post mortem-Ratten- oder Human-Hirnrindenhomogenaten (400 μl), dispergiert in 50 mM TrisHCl-Puffer (pH 7,4), werden mit [125I]DOI (80 pM Endkonzentration) in Abwesenheit oder Gegenwart von Methiothepin (10 μM Endkonzentration) inkubiert, um die gesamte Bindung bzw. unspezifische Bindung in einem Gesamtvolumen von 0,5 ml zu definieren. Das Assaygemisch wird 1 Stunde bei 23°C in Polypropylenröhrchen inkubiert und die Assays werden durch schnelle Vakuumfiltration über Whatman GF/B-Glasfaserfilter, die zuvor in 0,3 % Polyethylenimin eingeweicht wurden, unter Verwendung von eiskaltem Puffer beendet. Die Testverbindungen (bei verschiedenen Konzentrationen) werden anstelle des Methiothepins eingesetzt. Die am Filter gebundene Radioaktivität wird durch Szintillationsspektrometrie an einem Betazähler bestimmt. Die Daten werden unter Verwendung eines nichtlinearen iterativen Kurvenanpassungs-Computerprogramms [Trends Pharmacol. Sci., 16, 413 (1995)] analysiert, um die Affinitätsparameter der Verbindung zu bestimmen. Die Konzentration der Verbindung, die zum Hemmen der [125I]DOI-Bindung um 50 % des Maximums benötigt wird, wird als der IC50- oder Ki-Wert bezeichnet.
- VERFAHREN 2
- 5-HT2-funktioneller Assay: [Ca2+]I-Mobilisierung
- Die Rezeptor-vermittelte Mobilisierung von intrazellulärem Calcium ([Ca2+]i) wurde unter Verwendung des Fluoreszenzbildplattenlesegeräts (Fluorescence Imaging Plate Reader, FLIPR) untersucht. Vaskuläre glatte Muskelzellen der Ratte, A7r5, wurden in einem Normalmedium aus DMEM/10 % FBS und 10 μg/ml Gentamycin wachsen gelassen. Konfluente Zellmonoschichten wurden trypsinisiert, pelletiert und in Normalmedium resuspendiert. Die Zellen wurden in ein 50 μl-Volumen mit einer Dichte von 20000 Zellen/Napf in einer 96 Näpfe-Gewebekulturplatte mit schwarzen Wänden eingeimpft und 2 Tage lang wachsen gelassen.
- Am Tag des Versuchs wurde eine Phiole des FLIPR-Calcium-Assay-Kit-Farbstoffs in 50 ml eines FLIPR-Puffers, bestehend aus Hank's Balanced Salt Solution (HBSS), 20 mM HEPES und 2,5 mM Probenecid, pH 7,4 resuspendiert. Die Zellen wurden mit dem calciumempfindlichen Farbstoff durch Zugabe eines gleichen Volumens (50 μl) zu jedem Napf der 96 Näpfe-Platte beladen und mit dem Farbstoff 1 h bei 23°C inkubiert.
- Typischerweise wurden die Testverbindungen in einer Konzentration von 25 μM in 50 % DMSO/50 % Ethanol-Lösungsmittel aufbewahrt. Die Verbindungen wurden 1:50 in 20 % DMSO/20 % Ethanol verdünnt. Für eine "Hit"-Durchmusterung wurden die Verbindungen weiterhin 1:10 in FLIPR-Puffer verdünnt und in einer Endkonzentration von 10 μM getestet. Für Dosis-Reaktions-Versuche wurden die Verbindungen 1:50 in FLIPR-Puffer verdünnt und 1:10 reihenverdünnt, um eine 5- oder 8-Punkt-Dosis-Reaktions-Kurve zu erhalten.
- Die Verbindungsplatte und die Zellplatte wurden in das FLIPR-Gerät eingesetzt. Zu Beginn eines Versuchslaufs wurde ein Signaltest durchgeführt, um das Grundfluoreszenzsignal von den farbstoffbeladenen Zellen und die Einheitlichkeit des Signals über die Platte zu überprüfen. Die Grundfluoreszenz wurde durch Modifizieren der Belichtungszeit, des Kamera-F-Stopps oder der Laserleistung zwischen 8000–12000 Zählereignissen eingestellt. Die Instrumenteneinstellungen für einen typischen Assay waren die Folgenden: Laserleistung 0,3–0,6 W, Kamera-F-Stopp F/2 und Belichtungszeit 0,4 s. Ein Aliquot (25 μl) der Testverbindung wurde zu den vorhandenen 100 μl farbstoffbeladenen Zellen mit einer Abgabegeschwindigkeit von 50 μl/s zugegeben. Fluoreszenzdaten wurden in Echtzeit in 1,0 s-Intervallen für die ersten 60 s und in 6,0 s-Intervallen für weitere 120 s gesammelt. Die Reaktionen wurden als Peak-Fluoreszenzintensität minus Grundwert gemessen und wurden, sofern dies zweckmäßig war, als Prozentsatz einer maximalen 5-HT-induzierten Reaktion angegeben. Wenn die Verbindungen als Antagonisten gegen 10 μM 5-HT getestet wurden, wurden sie vor der Zugabe von 5-HT 15 Minuten mit den Zellen inkubiert.
- Die vorstehenden Verfahren wurden verwendet, um die in Tabelle 1 gezeigten Daten zu erzeugen.
- Tabelle 1 5-HT2A-Rezeptorbindung und funktionelle Daten
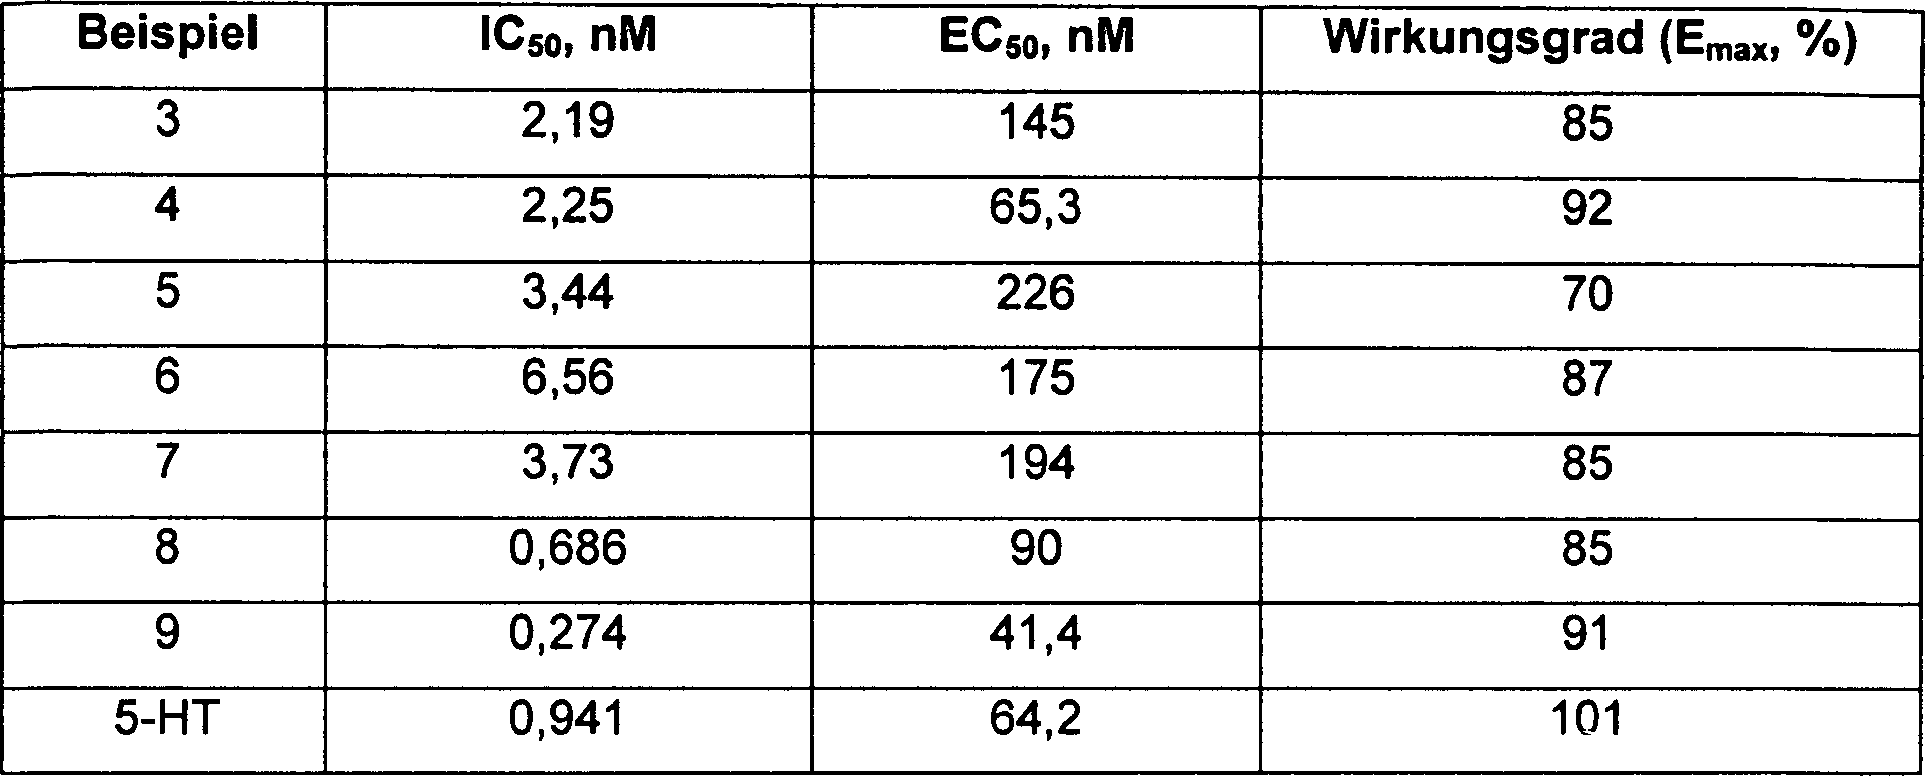
- Tabelle 2 IOP-Reaktion in bei Bewusstsein befindlichen Cynomolgus-Affen
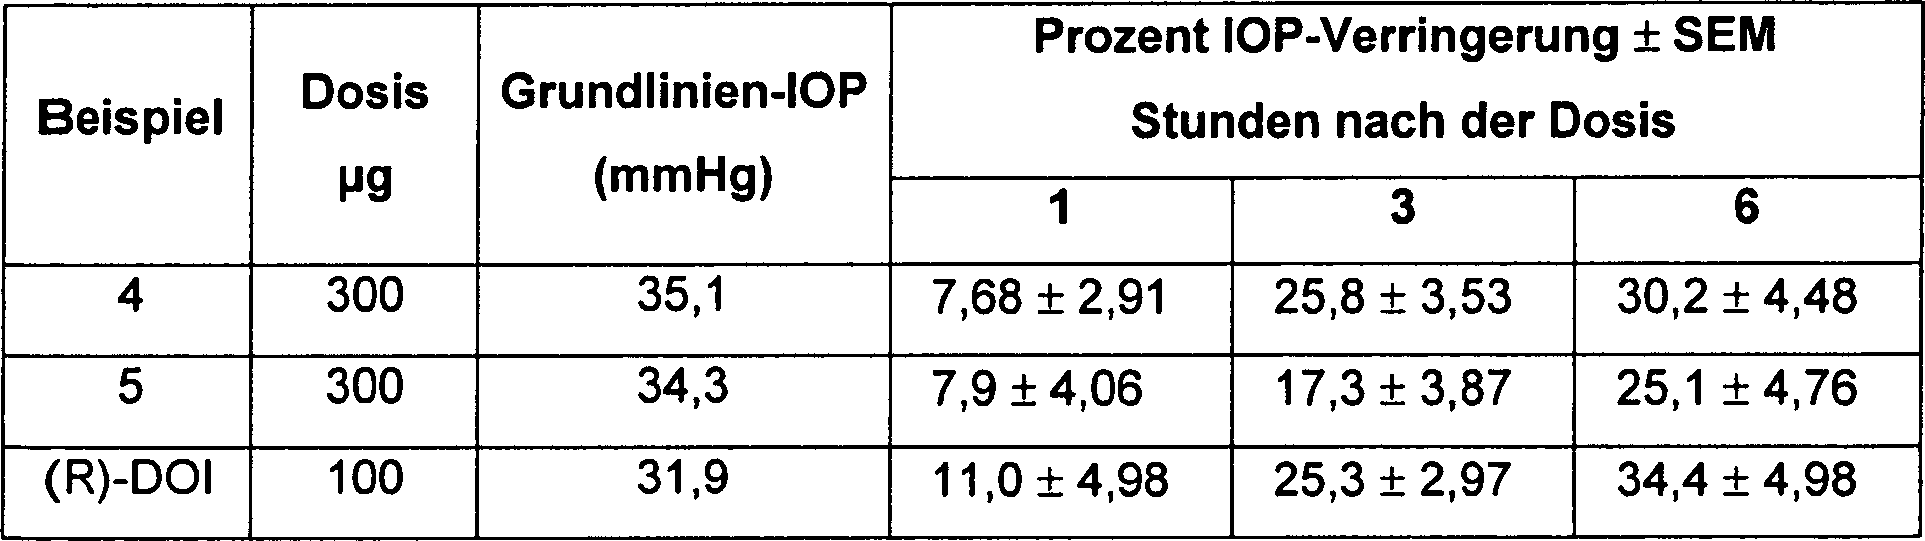
- Herstellung 1
- 1,7,8,9-Tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: 6-Allyloxy-1H-indazol
- Zu einer Lösung von 1H-Indazol-6-ol (20,0 g, 150 mmol) in Aceton (450 ml) wurde pulverisiertes Kaliumcarbonat (22,4 g, 162 mmol), Cäsiumcarbonat (2,00 g, 5,7 mmol) und Allyliodid (14,63 ml, 160 mmol) zugegeben und das Gemisch wurde 18 h bei Umgebungstemperatur gerührt. Zusätzliches Kaliumcarbonat (5,00 g, 36 mmol) und Allyliodid (1,4 ml, 15 mmol) wurden zugegeben und das Gemisch wurde 2 h gerührt, gefolgt von einer Filtration. Wasser (200 ml) wurde zu dem Filtrat zugegeben und das Volumen des Gemisches wurde im Vakuum um etwa die Hälfte verringert und es wurde mit Dichlormethan (2 × 100 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 20 % bis 50 % EtOAc/Hexan) gereinigt wurde, wobei ein gelber Feststoff (14,7 g, 56 %) erhalten wurde: Schmelzpunkt: 110–112°C; LC/MS (+APCI) m/z 175 (M + H). Nicht umgesetztes Ausgangsmaterial wurde zurückgewonnen (4,71 g).
- Schritt B: 7-Allyl-1H-indazol-6-ol
- Eine Lösung des Produkts von Schritt A (14,2 g, 82 mmol) in 1,2-Dichlorbenzol (90 ml) wurde 6 h refluxiert und das Reaktionsgemisch wurde zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, EtOAc) gereinigt wurde, wobei ein gelbbrauner Feststoff (8,59 g, 60 %) erhalten wurde, welcher in dem nächsten Schritt verwendet wurde: LC/MS (+APCI) m/z 175 (M + H).
- Schritt C: Essigsäure-7-allyl-1H-indazol-6-yl-ester
- Eine Lösung des Produkts von Schritt B (6,35 g, 37 mmol) in THF (100 ml), die Triethylamin (7,6 ml, 55 mmol) enthielt, wurde 5 Minuten bei Umgebungstemperatur gerührt, auf 0°C (Eisbad) gekühlt und es wurde Acetylchlorid (2,63 ml, 37 mmol) zugegeben. Das Gemisch wurde 2 Stunden bei 0°C gerührt, weiteres Acetylchlorid (0,26 ml, 3,7 mmol) wurde zugegeben und das Gemisch wurde 10 min gerührt, dann wurde eine weitere Portion von Acetylchlorid (0,26 ml, 3,7 mmol) zugegeben und das Rühren wurde 15 min fortgesetzt. Die Reaktion wurde mit Triethylamin (1 ml) und gesättigtem wässrigem Natriumhydrogencarbonat (100 ml) beendet und mit Ethylacetat (100 ml) extrahiert. Der Extrakt wurde getrocknet (MgSO4) und zu einem Öl (9,27 g) eingedampft, welches durch Chromatografie (Siliciumdioxid, 10 % bis 50 % EtOAc/Hexan) gereinigt wurde, wobei ein weißer Feststoff (3,50 g, 44 %) erhalten wurde: LC/MS (+APCI) m/z 217 (M + H).
- Schritt D: Essigsäure-7-allyl-1-ethylcarbamoyl-1H-indazol-6-yl-ester
- Zu einer Lösung des Produkts von Schritt C (2,5 g, 11,6 mmol) in THF (10 ml) wurde Ethylisocyanat (1,01 ml, 13 mmol) zugegeben und das Gemisch wurde 18 h auf 70°C erwärmt. Das Reaktionsgemisch wurde zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % bis 50 % EtOAc/Hexan) gereinigt wurde, wobei ein farbloses Öl (2,70 g, 81 %) erhalten wurde: LC/MS (+APCI) m/z 288 (M + H).
- Schritt E: Essigsäure-1-ethylcarbamoyl-7-oxiranylmethyl-1H-indazol-6-yl-ester
- Zu einer Lösung des Produkts von Schritt D (2,70 g, 9,4 mmol) in Dichlormethan (15 ml) wurde 3-Chlor-perbenzoesäure (2,31 g, 10,3 mmol, 77 % rein) zugegeben und das Gemisch wurde 1 h bei Umgebungstemperatur gerührt. Weitere 3-Chlor-perbenzoesäure (0,2 g, 0,9 mmol) wurde zugegeben und die Reaktion 3 h fortgesetzt. Die Reaktion wurde mit gesättigtem wässrigem Natriumhydrogencarbonat (100 ml) beendet und mit Dichlormethan (50 ml) extrahiert. Der Extrakt wurde getrocknet (MgSO4) und zu einem weißen Feststoff (1,59 g, 56 %) eingedampft: Schmelzpunkt 110–111°C; LC/MS (+APCI) m/z 304 (M + H).
- Schritt F: 1,7,8,9-Tetrahydro-pyrano[2,3-g]indazol-8-ol
- Zu einer Lösung des Produkts von Schritt E (1,44 g, 4,75 mmol) in Methanol (100 ml) wurde gesättigtes wässriges Kaliumcarbonat (10 ml) zugegeben und das Gemisch wurde 18 h bei Umgebungstemperatur gerührt. Wasser (200 ml) wurde zu dem Reaktionsgemisch zugegeben und der pH mit konz. HCl auf 7 eingestellt, gefolgt von einer Extraktion mit Ethylacetat (5 × 100 ml). Die vereinigten Extrakte wurden getrocknet (MgSO4) und zu einem gelbbraunen Feststoff (0,84 g, 93 %) eingedampft: 1H NMR (DMSO-d6) δ 12,77 (s, 1H), 7,94 (s, 1H), 7,49 (d, J = 6,0 Hz, 1H), 6,66 (d, J = 6,0 Hz, 1H), 5,02 (t, J = 6,0 Hz, 1H), 4,85–4,95 (m, 1H), 3,62 (m, 2H), 2,9–3,4 (m, 2H); LC/MS (+APCI) m/z 191 (M + H).
- Herstellung 2
- 1-(6-Benzyloxyindazol-1-yl)-propan-2-ol
- Schritt A: (6-Benzyloxy-indol-1-yl)-propan-2-ol
- Zu einer gerührten, gekühlten (10°C) Suspension von Natriumhydrid (80,7 g einer 60 %igen Dispersion in Mineralöl, 2,02 mol) in wasserfreiem THF (1,9 l) wurde eine Lösung von 6-Benzyloxyindol (375 g, 1,68 mol) in wasserfreiem THF (1,9 l) zugegeben, wobei die Temperatur unter 25°C gehalten wurde. Nach 2 h bei 10°C wurde Propylenoxid (140 ml, 2,0 mol) tropfenweise zugegeben, wobei die Temperatur unter 25°C gehalten wurde. Nach 48 h bei 10°C wurde Propylenoxid (71 ml, 1,0 mol) zugegeben. Nach 96 h bei 10°C wurden gesättigtes wässriges Kaliumdihydrogenphosphat (3,8 l) und Ethylacetat (3,8 l) vorsichtig zugegeben, die Schichten wurden getrennt und die wässrige Lösung wurde mit 3,8 l Ethylacetat extrahiert. Die vereinigten organischen Extrakte wurden über Natriumsulfat getrocknet und im Vakuum konzentriert, wobei ein Feststoff (520 g, 110 %, enthält Mineralöl) erhalten wurde.
- Schritt B: N-(5-Benzyloxy-2-formylphenyl)-N-(2-hydroxypropyl)-formamid
- Eine Lösung des Produkts von Schritt A (172 g) in 1,5 l Dichlormethan wurde auf –78°C gekühlt und ozonisiert (4 % Ozon in Sauerstoff). Überschüssiges Ozon wurde 5 min durch Sauerstoff verdrängt, gefolgt von der Zugabe von Dimethylsulfid (78 ml) und Erwärmen auf 25°C. Die Lösung wurde auf die Hälfte des Volumens konzentriert, durch Florisil eluiert, wobei mit Ethylether-Ethylacetat gespült wurde, und im Vakuum konzentriert. Dieses Verfahren wurde viermal wiederholt: eine 172 g Charge und drei 58 g Chargen. Die vereinigten Produkte wurden durch Siliciumdioxid (2,5 kg) mit einem Gradienten von 10 % – 80 % Ethylacetat-Hexan geleitet, wobei nach dem Konzentrieren im Vakuum ein Öl (351 g, 70 %) erhalten wurde.
- Schritt C: 4-Benzyloxy-2-(2-hydroxy-propylamino)benzaldehyd
- Eine eisgekühlte Lösung des Produkts von Schritt B (298 g, 0,95 mol) in THF (3 l) wurde mit 1 M wässrigem Natriumhydroxid (1,95 l, 1,9 mol) behandelt, wobei die Temperatur unter 8°C gehalten wurde. Nachdem das Ausgangsmaterial verbraucht war, wurde das Gemisch mit Salzlösung verdünnt und zweimal mit Ethylether extrahiert. Die organische Lösung wurde mit Wasser gewaschen, bis sie neutral war, und anschließend mit Salzlösung gewaschen, über Natriumsulfat getrocknet, mit künstlicher Kohle behandelt und mit Ether und mit 1:1 Ethylacetat-Hexan durch Siliciumdioxid (1 kg) geleitet, wobei nach dem Konzentrieren im Vakuum ein gelber Feststoff (207 g, 76 %) erhalten wurde.
- Schritt D: 1-(6-Benzyloxy-indazol-1-yl)-propan-2-ol
- Das Produkt von Schritt C (202,7 g, 0,71 mol) wurde wie für die Schritte C und D von Herstellung 3 beschrieben behandelt. Nachdem das Nitrosamin-Zwischenprodukt in ein Gemisch aus dem gewünschten Indazolprodukt und nicht umgesetztem Ausgangsmaterial (5:1) umgewandelt worden war, wurde Natriumnitrit (29,5 g, 0,43 mol) zugegeben, um das Ausgangsmaterial zu renitrosieren. Zinkstaub (84 g, 1,28 mol) wurde dann in Portionen zugegeben, mit Kühlung wie beschrieben. Sobald das Ausgangsmaterial verbraucht war, wurde das Reaktionsgemisch wie beschrieben aufgearbeitet und mit dem Produkt von einer weiteren Charge vereinigt, welche mit 176 g des Produkts von Schritt C begann. Die vereinigten Rohprodukte wurden durch Chromatografie (Biotage Kiloprep-250) gereinigt, wobei ein Feststoff (226 g, 60 %) erhalten wurde: 99 % Reinheit, bestimmt durch HPLC.
- Herstellung 3
- (R)-1-(6-Benzyloxyindazol-1-yl)-propan-2-ol
- Schritt A: 4-Benzyloxy-2-fluorbenzonitril
- Benzylbromid (467 ml, 3,93 mol) und Kaliumcarbonat (1,4 kg, 10,1 mol) wurden zu einer Lösung von 2-Fluor-4-hydroxybenzonitril (490 g, 3,57 mol) in Aceton (3,4 l) zugegeben. Das gerührte Gemisch wurde 20 h auf 60°C erwärmt, dann gekühlt und filtriert. Das Filtrat wurde konzentriert und der resultierende Feststoff wurde mit 10 % Ethylacetat-Hexan (5 l) verrieben und bei 35°C vakuumgetrocknet, wobei das gewünschte Produkt (787 g, 97 %) erhalten wurde.
- Schritt B: 4-Benzyloxy-2-((R)-2-hydroxy-propylamino)benzonitril
- Eine Lösung von (R)-(–)-1-Amino-propan-2-ol (389 g, 5,19 mol) in Dimethylsulfoxid (600 ml) wurde zu einer Lösung des Produkts von Schritt A (786 g, 3,46 mol), basischem Aluminiumoxid (786 g) und 4 Å Molekularsieben (131 g) zugegeben. Das gerührte Gemisch wurde 24 h auf 110–140°C erwärmt, gekühlt und filtriert, das Filterhilfsmittel wurde mit 10 l 4:1 Ether-Ethylacetat gewaschen, gefolgt von 4 l 3:2 Ethylacetat-Hexan. Die organischen Waschflüssigkeiten wurden mit Wasser (5 l) extrahiert und die wässrige Phase wurde mit 25 % Ethylacetat-Hexan (4 × 2 l) extrahiert. Die vereinigten organischen Phasen wurden mit Wasser und Salzlösung gewaschen, über Natriumsulfat getrocknet, auf ungefähr 3 l konzentriert und 48 h stehen gelassen. Der ausgefällte Feststoff wurde durch Filtration gesammelt, mit Hexan gewaschen und vakuumgetrocknet, wobei das gewünschte Produkt in zwei Portionen (619 g und 86 g) erhalten wurde. Der konzentrierte Überstand wurde auf ein 5 kg Silicagelkissen aufgegeben und mit einem Gradienten von 10–50 % Ethylacetat-Hexan eluiert, wobei nach dem Konzentrieren im Vakuum weiteres Produkt (119 g) erhalten wurde: die Gesamtausbeute betrug 791 g (81 %).
- Schritt C: 4-Benzyloxy-2-((R)-2-hydroxy-propylamino)benzaldehyd
- Natriumhypophosphit-hydrat (986 g, 11,2 mol) und Raney-Nickel (500 g einer 50 %igen wässrigen Suspension) wurden zu einer Lösung des Produkts von Schritt B (790 g, 2,8 mol) in einem 2:1:1-Gemisch aus Pyridin-Essigsäure-Wasser (7 l) zugegeben. Das Gemisch wurde 7 h bei 45°C gerührt, dann über Nacht auf 25°C gekühlt und durch ein Filterhilfsmittel filtriert, wobei mit Wasser und Ethylacetat gespült wurde. Das Filtrat wurde mit gesättigtem Natriumhydrogenphosphat bis pH 5, Wasser und Salzlösung gewaschen, über Natriumsulfat getrocknet und konzentriert. Während dem Konzentrieren wurden 4 l Heptan zum azeotropen Entfernen von Pyridin zugegeben. Nachdem 8 l Lösungsmittel entfernt worden waren, verfestigte sich das Produkt. Heptan (5 l) wurde zugegeben und der Feststoff wurde verrieben, durch Filtration isoliert und bei 35°C vakuumgetrocknet, wobei das gewünschte Produkt (722 g, 90 %) erhalten wurde.
- Schritt D: (R)-1-(6-Benzyloxy-indazol-1-yl)-propan-2-ol
- Natriumnitrit (209 g, 3,03 mol) wurde im Laufe von 25 min zu einer gerührten Lösung des Produkts von Schritt C (720 g, 2,53 mol) in Essigsäure (5,6 l) und Wasser (1,4 l) zugegeben, wobei die Temperatur unter 25°C gehalten wurde. Die resultierende Lösung des Nitrosamin-Zwischenprodukts wurde in einem Eisbad gekühlt und Zinkstaub (595 g, 9,10 mol) wurde in 25 g-Portionen im Laufe von 3,5 h zugegeben, wobei die Temperatur unter 35°C gehalten wurde. Ethylacetat (7 l) wurde zugegeben und die dicke Suspension wurde durch einen Sinterglastrichter filtriert, wobei mit Ethylacetat (7,5 l) gewaschen wurde. Zu dem Filtrat, das ein 5:1-Gemisch aus dem gewünschten Indazolprodukt und regeneriertem Ausgangsmaterial enthielt, wurde Girard-Reagenz T (98 g, 0,58 mol) zugegeben. Nach 1 Tag Rühren bei 25°C wurden weitere 150 g (0,90 mol) Girard-Reagenz T zugegeben. Nach weiteren 3 Tagen war das gesamte Ausgangsmaterial verbraucht. Das Gemisch wurde zweimal mit Wasser, mit wässrigem Natriumhydrogenphosphat zum Entfernen der Essigsäure, Wasser und Salzlösung extrahiert, über Natriumsulfat getrocknet, durch Florisil filtriert und konzentriert. Der Rückstand wurde mit 1:1 Ethylacetat-Hexan durch 5 kg Siliciumdioxid geleitet. Geeignete Fraktionen wurden vereinigt und konzentriert und Heptan (4 l) wurde zugegeben, um das Indazolprodukt auszufällen. Der Feststoff wurde durch Filtration gesammelt, mit 1:1 Ethylacetat-Hexan gewaschen und bei 35°C vakuumgetrocknet, wobei ein gelber Feststoff (417 g, 58 %) erhalten wurde: HPLC-Analyse: (R) – 96,7 %; (S) – 0,3 %; Ausgangsmaterial 3 %. Das Konzentrieren des Überstands ergab weitere 141 g (20 %) des gewünschten Produkts.
- Herstellung 4
- (S)-1-(6-Benzyloxyindazol-1-yl)-propan-2-ol
- Verfahren 1. Dieses S-Stereoisomer wurde wie vorstehend für die Herstellung von racemischem 1-(6-Benzyloxyindazol-1-yl)-propan-2-ol beschrieben, aber unter Verwendung von (S)-1-Amino-2-propanol anstelle des racemischen Aminoalkohols hergestellt.
- Verfahren 2. Schritt A: 4-Benzyloxy-2-fluor-benzonitril
- Ein Gemisch aus 2-Fluor-4-hydroxybenzonitril (15,0 g, 109 mmol), Kaliumcarbonat (21,0 g, 152 mmol) und Benzylbromid (19,6 g, 115 mmol) in Aceton (150 ml) unter Stickstoff wurde über Nacht auf 50°C erwärmt. Der Feststoff wurde durch Filtration entfernt und das Filtrat zu einem Rückstand eingedampft, welcher mit Ethylacetat (500 ml) vermischt wurde. Diese Lösung wurde mit Salzlösung gewaschen, getrocknet und eingedampft, wobei ein amorpher Feststoff erhalten wurde: (24,9 g, 100 %).
- Schritt B: 4-Benzyloxy-2-((S)-2-hydroxy-propylamino)-benzonitril
- Ein Gemisch aus dem Produkt von Schritt A (24,8 g, 109 mmol), (S)-1-Amino-2-propanol (12,3 g, 164 mmol), 4 A Molekularsieben (4,0 g) und basischem Aluminiumoxid (32 g) in wasserfreiem Dimethylsulfoxid (100 ml) unter Stickstoff wurde 40 h auf 95°C erwärmt. Die Suspension wurde auf Umgebungstemperatur gekühlt, durch ein Filterhilfsmittel filtriert, welches mit Ethylacetat (2 × 300 ml) und Wasser (300 ml) gewaschen wurde. Die wässrige Schicht des Filtrats wurde mit Ethylacetat (2 × 300 ml) extrahiert und die vereinigten organischen Schichten wurden mit Salzlösung (200 ml) gewaschen, getrocknet (MgSO4) und durch Chromatografie (Siliciumdioxid, EtOAc/Hexan) gereinigt, wobei ein viskoses Öl (24,9 g, 81 %) erhalten wurde.
- Schritt C: 4-Benzyloxy-2-((S)-2-hydroxy-propylamino)-benzaldehyd
- Zu einer Lösung des Produkts von Schritt B (19,3 g, 68,3 mmol) in einem Gemisch aus wasserfreiem Cyclohexan und THF (200 ml, 40 ml) wurde bei 0°C unter Stickstoff Diisobutylammoniumhydrid (1 M Lösung in Hexan, 239 ml, 239 mmol) im Laufe von 30 min zugegeben. Dieses Gemisch wurde 18 h bei Umgebungstemperatur gerührt, zusätzliches Diisobutylammoniumhydrid (40 ml, 40 mmol) wurde zugegeben und das Gemisch wurde weitere 24 h gerührt. Das Reaktionsgemisch wurde an einem Eisbad gekühlt und die Reaktion wurde durch die Zugabe von MeOH (exotherm) und 2 N HCl zum Aufrechterhalten eines pH-Wertes von 1 beendet. Das Gemisch wurde mit EtOAc (3 × 300 ml) extrahiert und die Extrakte wurden getrocknet und zu einem braunen Öl (18,5 g) konzentriert. Das rohe Öl wurde mit EtOAc/Hexan verrieben und filtriert, wobei ein Öl (16,1 g, 83 % Rohausbeute) erhalten wurde. Eine kleine Portion dieses Materials wurde durch Chromatografie (Siliciumdioxid, 20 % bis 50 % EtOAc/Hexan) gereinigt, wobei ein Feststoff erhalten wurde; Schmelzpunkt 68–69°C.
- Schritt D: (S)-1-(6-Benzyloxyindazol-1-yl)-propan-2-ol (4)
- Zu einem Gemisch aus dem Produkt von Schritt C (16,0 g, 56,1 mmol) in Essigsäure/Wasser (150 ml/30 ml) bei 0°C wurde Natriumnitrit (7,75 g, 112 mmol) in Portionen im Laufe von 40 min zugegeben. Das Gemisch wurde 50 min gerührt, gekühlt (Eisbad) und Zink (14,7 g, 224 mmol) wurde in Portionen zugegeben. Nach 1 h wurde die Suspension auf Raumtemperatur erwärmt und es wurde noch mehr Zink zugegeben (14,7 g, 224 mmol). Das Gemisch wurde 1 h gerührt, konzentriert und mit EtOAc (2 × 300 ml) extrahiert. Die Extrakte wurden durch ein Filterhilfsmittel filtriert und das Filtrat wurde mit gesättigtem wässrigem Dinatriumhydrogenphosphat (bis pH 8) und Salzlösung gewaschen, getrocknet und durch Chromatografie (Siliciumdioxid, 25 % EtOAc/Hexan) gereinigt, wobei ein Öl (7,01 g, 44 %) erhalten wurde.
- Beispiel 1
- 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: 6-Benzyloxy-1-[2-(tert-butyldimethyl-silanyloxy)-propyl]-1H-indazol
- Zu einem Gemisch von 1-(6-Benzyloxyindazol-1-yl)-propan-2-ol (10 g, 35,5 mmol) in THF (100 ml) und Imidazol (3,4 g, 50 mmol) wurde tert-Butyl-chlor-dimethyl-silan (6,42 g, 42,6 mmol) zugegeben und das Gemisch wurde 15 min bei Umgebungstemperatur gerührt. Das Reaktionsgemisch wurde in eine gesättigte wässrige Lösung von Ammoniumacetat (300 ml) gegossen und mit Ethylacetat (2 × 150 ml) extrahiert. Eine Reinigung durch Chromatografie (Siliciumdioxid, EtOAc/Hexan) ergab einen gelben Feststoff (10,6 g, 76 %): Schmelzpunkt 56–58°C; LC/MS (+APCI) m/z 397 (M + H).
- Schritt B: 1-[2-(tert-Butyldimethyl-silanyloxy)-propyl]-1H-indazol-6-ol
- Ein Gemisch aus dem Produkt von Schritt A (10,6 g, 27 mmol) und Palladium auf Kohlenstoff (10 %, 0,26 g) in Methanol (250 ml) wurde unter einer Wasserstoffatmosphäre 6 h gerührt, Dichlormethan (100 ml) wurde zugegeben und das Gemisch filtriert. Das Eindampfen des Filtrats ergab einen gebrochen weißen Feststoff (7,0 g, 85 %): Schmelzpunkt 169–174°C; LC/MS (+APCI) m/z 307 (M + H).
- Schritt C: 7-Brom-1-[2-(tert-butyldimethyl-silanyloxy)-propyl]-1H-indazol-6-ol
- Zu einer Lösung des Produkts von Schritt B (6,00 g, 19,6 mmol) in wasserfreiem THF (300 ml) bei 0°C wurde N-Bromsuccinimid (3,49 g, 19,6 mmol) in 10 Portionen im Laufe von 20 min zugegeben. Das Gemisch wurde in eine gesättigte wässrige Lösung von Natriumhydrogensulfit (300 ml) gegossen und mit EtOAc (3 × 100 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und zu einem Rückstand (6,39 g) eingedampft. Eine Chromatografie (Siliciumdioxid, 10 % EtOAc/Hexan) ergab einen Feststoff (4,95 g, 66 %): LC/MS (+APCI) m/z 385, 387 (M + H).
- Schritt D: 7-Brom-1-[2-(tert-butyldimethyl-silanyloxy)-propyl]-6-oxiranylmethoxy-1H-indazol
- Eine Suspension des Produkts von Schritt C (4,47 g, 11,6 mmol), Kaliumcarbonat (2,25 g, 16 mmol) und Epibromhydrin (1,59 ml, 19 mmol) in Aceton (230 ml) wurde 20 h zum Rückfluss erhitzt. Weiteres Epibromhydrin (1,5 ml, 17,9 mmol) wurde zugegeben und das Gemisch 18 h zum Rückfluss erhitzt. Der Feststoff wurde durch Filtration entfernt und das Filtrat wurde zu einem Öl konzentriert, welches in EtOAc (150 ml) gelöst wurde. Diese Lösung wurde mit gesättigtem wässrigem Ammoniumacetat (150 ml) gewaschen, getrocknet (MgSO4) und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 2 % bis 10 % EtOAc/Hexan) gereinigt wurde, wobei ein Öl (3,77 g, 74 %) erhalten wurde: LC/MS (+APCI) m/z 441, 443 (M + H).
- Schritt E: 1-Brom-3-[7-brom-1-[2-(tert-butyl-dimethyl-silanyloxy)-propyl]-1H-indazol-6-yloxy]-propan-2-ol
- Dibromethan (1,09 ml, 12,6 mmol) wurde tropfenweise zu einer Suspension von Magnesiumpulver (0,81 g, 33,5 mmol) in wasserfreiem THF (150 ml) unter Stickstoff zugegeben. Während dieses Zeitraums wurde das Gemisch auf ungefähr 50°C erhitzt, bis eine Gasentwicklung beobachtet wurde, und anschließend auf 40°C abkühlen gelassen. Zu sätzliches Dibromethan (0,05 ml) wurde zugegeben und das Gemisch wurde 20 min zum Rückfluss erhitzt und in ein Eisbad gestellt. Zu dem gekühlten Gemisch wurde eine Lösung des Produkts von Schritt D (3,70 g, 8,38 ml) in THF (50 ml) zugegeben. Nach 20 min Rühren bei Umgebungstemperatur wurde die Reaktion mit einer gesättigten wässrigen Lösung von Ammoniumchlorid (200 ml) beendet und das Gemisch wurde mit EtOAc (2 × 150 ml) extrahiert. Das Eindampfen der Extrakte ergab ein rohes Öl (3,78 g, 86 %): LC/MS (+APCI) m/z 521, 523, 525 (M + H).
- Schritt F: 7-Brom-6-[3-brom-2-(1-ethoxyethoxy)-propoxy]-1-[2-(tert-butyldimethyl-silanyloxy)-propyl]-1H-indazol
- Zu einer Lösung des Produkts von Schritt E (3,78 g, 7,2 mmol) und p-Toluolsulfonsäure (0,14 g) in Dichlormethan (50 ml) bei 0°C wurde Ethylvinylether (2,75 ml, 28,8 mmol) zugegeben. Nach 30 min wurde die Reaktion mit einer gesättigten Lösung von Natriumhydrogencarbonat (50 ml) beendet und das Gemisch wurde mit Dichlormethan (3 × 80 ml) extrahiert. Das Eindampfen und eine Reinigung durch Chromatografie (Siliciumdioxid, 1 % bis 8 % EtOAc/Hexan) ergab ein viskoses Öl (3,30 g, 77 %): LC/MS (+APCI) m/z 593, 595, 597 (M + H).
- Schritt G: 1-[8-(1-Ethoxyethoxy)-8,9-dihydro-7H-pyrano[2,3-g]indazol-1-yl]-propan-2-ol
- Zu einer Lösung des Produkts von Schritt F (3,3 g, 5,5 mmol) in wasserfreiem THF (100 ml) bei –78°C unter Stickstoff wurde n-Butyllithium-lithium (2,5 M in Hexanen, 2,76 ml, 6,90 mmol) zugegeben. Nach 30 min wurde die Reaktion mit einer gesättigten Lösung von Natriumhydrogencarbonat (200 ml) beendet und das Gemisch wurde mit EtOAc (2 × 150 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und eingedampft, wobei ein Rückstand erhalten wurde, welcher chromatografiert wurde (Siliciumdioxid, 10 % EtOAc/Hexan), wobei ein Öl (1,06 g) erhalten wurde, welches in THF (50 ml) gelöst wurde; Tetrabutylammoniumfluorid (1 M Lösung in THF, 3,84 ml, 13,8 mmol) wurde zu dieser Lösung zugegeben. Das Gemisch wurde über Nacht bei Umgebungstemperatur gerührt, in eine gesättigte Lösung von Natriumhydrogencarbonat (200 ml) gegossen und mit EtOAc (2 × 100 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4), eingedampft und chromatografiert (Siliciumdioxid, 20 % bis 50 % EtOAc/Hexan), wobei ein Öl (0,52 g, 29 %) erhalten wurde: LC/MS (+APCI) m/z 321 (M + H).
- Schritt H: 1-(2-Azidopropyl)-8-(1-ethoxyethoxy)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol
- Zu einer Lösung des Produkts von Schritt G (0,52 g, 1,6 mmol) und Triethylamin (1,12 ml, 8,1 mmol) in wasserfreiem THF (75 ml) bei 0°C wurde Methansulfonsäureanhydrid (0,71 g, 4,05 mmol) zugegeben. Das Gemisch wurde 20 min gerührt und Natriumazid (2,11 g, 32,4 mmol) wurde zusammen mit DMSO (20 ml) zugegeben. Das THF wurde entfernt (im Vakuum) und das Reaktionsgemisch wurde 3 h auf 90°C erhitzt. Das Gemisch wurde gekühlt, in eine gesättigte Lösung von Natriumhydrogencarbonat (150 ml) gegossen und mit EtOAc (3 × 100 ml) extrahiert. Die vereinigten Extrakte wurden mit Salzlösung (100 ml) gewaschen, getrocknet (MgSO4) und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % EtOAc/Hexan) gereinigt wurde, wobei ein Öl (0,40 g, 72 %) erhalten wurde: LC/MS (+APCI) m/z 346 (M + H).
- Schritt I: 1-(2-Azidopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Zu einem Gemisch des Produkts von Schritt H (0,40 g, 1,1 mmol) in THF (60 ml) wurde 1 N HCl (26 ml) zugegeben. Nach 40 min Rühren wurde eine gesättigte Lösung von Natriumhydrogencarbonat (150 ml) zugegeben und das Gemisch wurde mit EtOAc (3 × 100 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 50 % EtOAc/Hexan) gereinigt wurde, wobei ein Öl (0,29 g, 92 %) erhalten wurde: LC/MS (+APCI) m/z 374 (M + H).
- Schritt J: 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol-hydrochlorid
- Ein Gemisch aus dem Produkt von Schritt I (0,27 g, 0,99 mmol) und Palladium auf Kohlenstoff (10 %, 0,03 g) in EtOH (20 ml) wurde unter einer Wasserstoffatmosphäre 18 h bei Umgebungstemperatur gerührt. Das Gemisch wurde filtriert und das Filtrat zu einem Rückstand eingedampft, welcher in EtOAc/Hexan (1:1) (10 ml) gelöst wurde. Nach 18 h Stehen wurde der Niederschlag als ein farbloser Feststoff (0,14 g, 57 %) gesammelt: Schmelzpunkt 124–125°C; LC/MS (+APCI) m/z 248 (M + H), Analyse. Berechnet für C13H17N3O2·0,33 H2O: C, 61,64; H, 7,03; N, 16,59. Gefunden: C, 61,62; H, 6,83; N, 16,43.
- Beispiel 2
- 1-((R)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol-hydrochlorid
- Schritt A: 6-Benzyloxy-1-[(S)-2-(tert-butyldimethyl-silanyloxy)-propyl]-1H-indazol
- Zu einem Gemisch von (S)-1-(6-Benzyloxyindazol-1-yl)-propan-2-ol (2,03 g, 7,20 mmol) in wasserfreiem THF/DMF (100 ml/35 ml) unter Stickstoff wurde Natriumhydrid (60 % in Mineralöl, 0,40 g, 10,0 mmol) zugegeben. Nach 30 min wurden tert-Butyl-chlor-dimethylsilan (1,52 g, 10 mmol) und eine katalytische Menge von NaI zugegeben und das Gemisch wurde über Nacht bei Umgebungstemperatur gerührt. Weiteres NaH (5 mmol) und tert-Butyl-chlor-dimethyl-silan (5 mmol) wurden zu dem Reaktionsgemisch zugegeben, welches 6 h gerührt wurde. Das Reaktionsgemisch wurde zu einem Rückstand eingedampft, welcher mit einer gesättigten wässrigen Lösung von Natriumhydrogencarbonat vermischt wurde und mit Ethylacetat (2 × 200 ml) extrahiert wurde. Eine Reinigung durch Chromatografie (Siliciumdioxid, EtOAc/Hexan) ergab ein Öl (2,81 g, 99 %).
- Schritt B: 1-[(S)-2-(tert-Butyldimethyl-silanyloxy)-propyl]-1H-indazol-6-ol
- Ein Gemisch aus dem Produkt von Schritt A (5,44 g, 13,7 mmol) und Palladium auf Kohlenstoff (10 %, 0,50 g) in Methanol (200 ml) wurde unter einer Wasserstoffatmosphäre 18 h gerührt, filtriert und eingedampft, wobei ein gebrochen weißer Feststoff (3,80 g, 90 %) erhalten wurde: Schmelzpunkt 171–172°C.
- Schritt C: 7-Brom-1-[(S)-2-(tert-butyldimethyl-silanyloxy)-propyl]-1H-indazol-6-ol
- Zu einer Lösung des Produkts von Schritt B (3,79 g, 12,4 mmol) in wasserfreiem THF (100 ml) bei 0°C wurde N-Bromsuccinimid (2,20 g, 12,4 mmol) in drei Portionen im Laufe von 10 Minuten zugegeben. Nach 20 min wurde das Gemisch in eine gesättigte wässrige Lösung von Natriumhydrogensulfit (100 ml) gegossen und mit EtOAc (3 × 200 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und zu einem Rück stand (4,79 g) eingedampft. Eine Chromatografie (Siliciumdioxid, 10 % EtOAc/Hexan) ergab einen Feststoff (3,66 g, 77 %): Schmelzpunkt 103–105°C.
- Schritt D: 7-Brom-1-[(S)-2-(tert-butyldimethyl-silanyloxy)-propyl]-6-oxiranylmethoxy-1H-indazol
- Eine Suspension aus dem Produkt von Schritt C (3,66 g, 9,51 mmol), Kaliumcarbonat (1,92 g, 1,46 mmol) und Epibromhydrin (1,32 ml, 1,60 mmol) in Aceton (200 ml) wurde 30 h zum Rückfluss erhitzt. Der Feststoff wurde durch Filtration entfernt und das Filtrat wurde zu einem Öl konzentriert, welches durch Chromatografie (Siliciumdioxid, 2 % bis 10 % EtOAc/Hexan) gereinigt wurde, wobei ein Öl (3,33 g, 79 %) erhalten wurde: LC/MS (+APCI) m/z 441, 443 (M + H).
- Schritt E: 1-Brom-3-[7-brom-1-[(S)-2-(tert-butyl-dimethyl-silanyloxy)-propyl]-1H-indazol-6-yloxy]-propan-2-ol
- Zu einer Suspension von Magnesiumpulver (0,73 g, 30,2 mmol) in wasserfreiem THF (50 ml) unter Stickstoff wurde Dibromethan (2,13 g, 0,98 ml, 11,3 mmol) in Portionen im Laufe von ungefähr 30 min zugegeben. Während dieses Zeitraums wurde das Gemisch auf ungefähr 50°C erhitzt, bis eine Gasentwicklung beobachtet wurde. Das Gemisch wurde eine weitere 1 h gerührt, in ein Eisbad gestellt und eine Lösung des Produkts von Schritt D (3,33 g, 7,55 mmol) in THF (10 ml) wurde zugegeben. Nach 1 h Rühren bei Umgebungstemperatur wurde das Gemisch mit einer gesättigten wässrigen Lösung von Ammoniumchlorid (100 ml) versetzt, um die Reaktion zu beenden, und mit EtOAc (3 × 100 ml) extrahiert. Das Eindampfen der Extrakte ergab ein rohes Öl (3,76 g, 95 %): LC/MS (+APCI) m/z 441, 443 (M + H -HBr).
- Schritt F: 7-Brom-6-[3-brom-2-(1-ethoxyethoxy)-propoxy]-1-[(S)-2-(tert-butyldimethyl-silanyloxy)-propyl]-1H-indazol
- Zu einer Lösung von dem Produkt von Schritt E (1,85 g, 3,54 mmol) und p-Toluolsulfonsäure (0,01 g) in Dichlormethan (50 ml) bei 0°C wurde Ethylvinylether (1 ml, 10,5 mmol) zugegeben. Nach 30 min wurde die Reaktion mit einer gesättigten Lösung von Natriumhydrogencarbonat (50 ml) beendet und es wurde mit EtOAc (3 × 80 ml) extrahiert. Das Eindampfen und eine Reinigung durch Chromatografie (Siliciumdioxid, 1 % bis 8 % EtOAc/Hexan) ergab ein viskoses Öl (1,79 g, 81 %): LC/MS (+APCI) m/z 595 (M + H).
- Schritt G: (S)-1-[8-(1-Ethoxyethoxy)-8,9-dihydro-7H-pyrano[2,3-g]indazol-1-yl]-propan-2-ol
- Zu einer Lösung des Produkts von Schritt F (0,90 g, 2,07 mmol) in wasserfreiem THF (50 ml) bei –78°C unter Stickstoff wurde n-Butyllithium-lithium (2,5 M in Hexanen, 1,56 ml, 3,90 mmol) im Laufe von 3 min zugegeben. Nach 30 min wurde die Reaktion mit einer gesättigten Lösung von Natriumhydrogencarbonat (80 ml) beendet und das Gemisch wurde mit EtOAc (3 × 100 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und eingedampft, wobei ein Öl (1,30 g) erhalten wurde, welches in THF (50 ml) gelöst wurde; Tetrabutylammoniumfluorid (1 M Lösung in THF) wurde zu dieser Lösung zugegeben. Das Gemisch wurde über Nacht bei Umgebungstemperatur gerührt, in eine gesättigte Lösung von Natriumhydrogencarbonat (80 ml) gegossen und mit EtOAc (3 × 100 ml) extrahiert. Die vereinigten Extrakte wurden eingedampft und chromatografiert (Siliciumdioxid, 10 % bis 40 % EtOAc/Hexan), wobei ein Öl (0,35 g, 53 %) erhalten wurde: LC/MS (+ES) m/z 321 (M + H).
- Schritt H: 1-((R)-2-Azidopropyl)-8-(1-ethoxyethoxy)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol
- Zu einer Lösung von dem Produkt von Schritt G (0,35 g, 1,09 mmol) und Triethylamin (0,55 g, 5,47 mmol) in wasserfreiem THF (50 ml) bei 0°C wurde Methansulfonsäureanhydrid (0,47 g, 2,73 mmol) zugegeben. Das Gemisch wurde 1 h gerührt und Natriumazid (0,71 g, 10,9 mmol) wurde zugegeben. Das Reaktionsgemisch wurde zu einem Rückstand eingedampft, welcher in wasserfreiem DMF (80 ml) gelöst und 3 h auf 95°C erhitzt wurde. Das Gemisch wurde gekühlt, in eine gesättigte Lösung von Natriumhydrogencarbonat (80 ml) gegossen und mit EtOAc (3 × 80 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % EtOAc/Hexan) gereinigt wurde, wobei ein Öl (0,30 g, 80 %) erhalten wurde: LC/MS (+APCI) m/z 346 (M + H).
- Schritt I: 1-((R)-2-Azidopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Zu einem Gemisch aus dem Produkt von Schritt H (0,30 g, 0,87 mmol) in THF (50 ml) wurde 1 N HCl (20 ml) zugegeben. Nach 40 min Rühren wurde eine gesättigte Lösung von Natriumhydrogencarbonat (80 ml) zugegeben und das Gemisch wurde mit EtOAc (3 × 50 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 20 % bis 50 % EtOAc/Hexan) gereinigt wurde, wobei ein Öl (0,22 g, 92 %) erhalten wurde.
- Schritt J: 1-((R)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol-hydrochlorid
- Ein Gemisch aus dem Produkt von Schritt I (0,21 g, 0,77 mmol) und Palladium auf Kohlenstoff (10 %, 0,02 g) in MeOH (30 ml) wurde unter einer Wasserstoffatmosphäre 18 h bei Umgebungstemperatur gerührt. Das Gemisch wurde filtriert und das Filtrat wurde mit einer Lösung von Chlorwasserstoff in Ethanol (2 N, 1 ml) vereinigt; diese Lösung wurde bei 60°C unter Hochvakuum eingedampft, wobei ein Feststoff (0,13 g, 59 %) erhalten wurde: Schmelzpunkt 82–86°C; LC/MS (+APCI) m/z 248 (M + H). Analyse. Berechnet für C13H17N3O2·HCl·0,1 H2O·0,4 C3H7NO: C, 54,17; H, 6,72; N, 15,12. Gefunden: C, 54,06; H, 6,76; N, 14,98.
- Beispiel 3
- 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: 1-((S)-2-Azidopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Diese Verbindung wurde unter Befolgung des Verfahrens, das in Beispiel 2, Schritt I beschrieben ist, aber unter Verwendung von 1-((S)-2-Azidopropyl)-8-(1-ethoxyethoxy)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol, welches aus (S)-1-(6-Benzyloxyindazol-1-yl)-propan-2-ol anstelle von (R)-1-(6-Benzyloxyindazol-1-yl)-propan-2-ol, wie beschrieben, hergestellt wurde, synthetisiert: Öl (0,45 g, 79 %); LC/MS (+APCI) m/z 274 (M + H).
- Schritt B: 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Eine Lösung des Produkts von Schritt A in Methanol wurde wie in Beispiel 2, Schritt J beschrieben behandelt, wobei die freie Base als ein amorpher Feststoff (0,36 g, 88 %) erhalten wurde: Schmelzpunkt 46–51 °C; GCMS(C1+) m/z 248 (M + H). Analyse. Berechnet für C13H17N3O2·0,1 H2O: C, 62,68; H, 6,96; N, 16,97, Gefunden: C, 62,55; H, 7,03; N, 16,64.
- Beispiel 4
- (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: 1-[2-(R)-(tert-Butyl-dimethyl-silanyloxy)-propyl]-6-prop-2-inyloxy-1H-indazol
- Zu einer Lösung von 1-[(R)-2-tert-Butyldimethylsilanyloxy)-propyl]-1H-indazol-6-ol [10,93 g, 35,7 mmol, hergestellt aus (R)-1-(6-Benzyloxyindazol-1-yl)propan-2-ol durch das Verfahren von Beispiel 2, Schritt B] in Aceton (250 ml) wurde Kaliumcarbonat (6,90 g, 35,7 mmol) und Propargylbromid (5,19 ml, 46,4 mmol) zugegeben und das Gemisch wurde 18 h zum Rückfluss erhitzt. Zusätzliches Kaliumcarbonat (1,97 g, 14 mmol) und Propargylbromid (1,2 ml, 10,7 mmol) wurden zugegeben und das Gemisch 2 h refluxiert. Der Feststoff wurde durch Filtration entfernt und das Filtrat zu einem Öl konzentriert, welches durch Chromatografie (Siliciumdioxid, 5 % Ethylacetat in Hexan) gereinigt wurde, wobei ein Öl (1,40 g, 96 %) erhalten wurde: LCMS (+APCI) m/z 345 (M + H).
- Schritt B. 1-[(R)-2-(tert-Butyl-dimethyl-silanyloxy)-propyl]-1,7-dihydro-pyrano[2,3-g]indazol
- Eine Lösung des Produkts von Schritt A (10,9 g, 31,8 mmol) in Mesitylen (60 ml) wurde in ein Druckrohr gegeben und unter Vakuum entgast. Das Rohr wurde verschlossen und 20 h auf 190°C erhitzt. Die Lösung wurde gekühlt und durch Chromatografie (Siliciumdioxid, 10 % Ethylacetat in Hexan) gereinigt, wobei ein Feststoff (9,53 g, 87 %) erhalten wurde: Schmelzpunkt 58–59°C; LC/MS (+APCI) m/z 345 (M + H).
- Schritt C. (R)-1-[(R)-2-(tert-Butyl-dimethyl-silanyloxy)-propyl]-1,7,8,9-tetrahydropyrano[2,3-g]indazol-8-ol
- Zu dem Produkt von Schritt B (1,00 g, 2,91 mmol) wurde 9-BBN (0,5 M in THF, 13 ml, 6,4 mmol) unter Stickstoff mit Rühren zugegeben. Die Lösung wurde 2 h auf 70°C erhitzt, auf Umgebungstemperatur gekühlt und die Reaktion wurde mit Methanol (5 ml) und Wasserstoffperoxid (30 %, 5 ml) beendet. Nach 30 min Rühren wurde das Gemisch zu einem Rückstand eingedampft, welcher mit einer gesättigten Lösung von Natriumhydrogencarbonat (50 ml) vereinigt wurde, und dieses Gemisch wurde mit Ethylacetat (3 × 50 ml) extrahiert. Die vereinigten Extrakte wurden zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % bis 30 % Ethylacetat in Hexan) gereinigt wurde, wobei das gewünschte Diastereomer als ein viskoses Öl (0,56 g, 75 %) und ein Gemisch (0,22 g) von nichtgetrennten Diastereomeren erhalten wurde: LCMS (+APCI) m/z 363 (M + H).
- Schritt D. (R)-1-((S)-2-Azido-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Eine Lösung von dem Produkt von Schritt C (0,56 g, 1,55 mmol), Pyridinium-p-toluolsulfonat (50 mg) und Ethylvinylether (1 ml) in wasserfreiem Dichlormethan (50 ml) unter Stickstoff bei 0°C wurde 1 h gerührt. Das Kühlbad wurde entfernt und das Gemisch wurde 1 h gerührt und Triethylamin (1 ml) wurde zugegeben. Dieses Gemisch wurde zu einem Rückstand eingedampft, welcher mit THF (10 ml) und Tetrabutylammoniumfluorid (1 M Lösung in THF, 3,1 ml, 3,1 mmol) vereinigt und 1 h gerührt wurde. Das Reaktionsgemisch wurde zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % bis 30 % Ethylacetat in Hexan) gereinigt wurde, wobei das Hydroxyether-Zwischenprodukt als ein Öl (0,47 g, 96 %) erhalten wurde. Zu einer Lösung dieses Öls (0,46 g, 1,44 mmol) in wasserfreiem THF (50 ml) bei 0°C wurden Triethylamin (0,726 g, 7,19 mmol) und Methansulfonsäureanhydrid (0,50 g, 2,88 mmol) zugegeben und das Gemisch wurde 30 min gerührt. Natriumazid (0,936 g, 14,4 mmol) wurde zugegeben und das Lösungsmittel wurde durch Verdampfung entfernt. DMF (50 ml) wurde zugegeben und die Suspension wurde 4 h auf 100°C erhitzt, gekühlt und mit Ethylacetat (3 × 80 ml) extrahiert. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet und durch Chromatografie (1 % bis 10 % Ethylacetat in Hexan) gereinigt, wobei der Azidoether als ein Öl (0,38 g, 77 %) erhalten wurde. Das Öl wurde in Methanol (10 ml) gelöst und p-Toluolsulfonsäure (50 mg) wurde zugegeben; diese Lösung wurde 1 h gerührt. Triethylamin (0,1 ml) wurde zugegeben und das Gemisch wurde zu einem Rückstand eingedampft, welcher durch Chromatografie (10 % bis 35 % Ethylacetat in Hexan) gereinigt wurde, wobei der gewünschte Azidoalkohol als ein Feststoff (0,27 g, 99 %) erhalten wurde: LCMS (+APCI) m/z 274 (M + H).
- Schritt E. (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Das Produkt von Schritt D wurde wie in Schritt J von Beispiel 2 beschrieben behandelt, wobei die gewünschte Verbindung als ein gelblicher Feststoff (0,26 g, 65 %) erhalten wurde: Schmelzpunkt 126–128°C; [α]D = +47,7°, (c 0,352, CH3OH); [α]405 = +115° (c 0,352, CH3OH); LC/MS (+APCI) m/z 248 (M + H); berechnet für C13H17N3O2: C, 63,14; H, 6,93; N, 16,99. Gefunden: C, 63,37; H, 6,79; N, 16,93.
- Beispiel 5
- (S)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: (S)-1-((S)-2-Azido-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Das Produkt von Beispiel 3, Schritt A (1,35 g) wurde auf eine Chromatografiesäule aufgegeben, die mit einem chiralen Adsorbens (Chiracel OJ) gepackt war. Eine Elution mit einem Gemisch aus Hexan und 2-Propanol (9:1) ergab eine Trennung des Gemisches, wobei die zwei Diastereomere: S,8S-Diastereomer (0,68 g) und das S,8R-Diastereomer (0,65 g) erhalten wurden.
- Schritt B: (S)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Eine Lösung des S,8S-Diastereomers (0,23 g) von Schritt A in Methanol wurde wie in Beispiel 3, Schritt B beschrieben, behandelt, wobei ein Öl (0,18 g, 87 %) erhalten wurde: [α]D = –6,21° (c 0,467, CH3OH); [α]405 = –3,5° (c 0,467, CH3OH). Analyse. Berechnet für C13H17N3O2·0,2 H2O: C, 62,22; H, 7,03; N, 16,74, Gefunden: C, 62,36; H, 7,06; N, 16,93.
- Beispiel 6
- (R)-1-((S)-2-Amino-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ylamin-trihydrochlorid
- Schritt A: (S)-8-Azido-1-((R)-2-azido-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol
- Zu einer Lösung von dem S,8S-Diastereomer von Beispiel 5, Schritt A (0,44 g, 1,61 mmol) und Triethylamin (0,90 ml, 6,44 mmol) in wasserfreiem THF (50 ml) bei 0°C wurde Methansulfonsäureanhydrid (0,56 g, 3,22 mmol) zugegeben; dieses Gemisch wurde 30 min gerührt, das Eisbad wurde entfernt und das Gemisch wurde weitere 20 min gerührt. Das Reaktionsgemisch wurde zu einem Rückstand eingedampft, zu dem DMSO (50 ml) und Natriumazid (1,05 g, 16,1 mmol) zugegeben wurden, gefolgt von 5 h Erhitzen auf 90°C. Das Gemisch wurde gekühlt, in Wasser gegossen und mit Ethylacetat (3 × 60 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet, filtriert und zur Trockne eingedampft. Eine Reinigung durch Chromatografie (Siliciumdioxid, 5 % bis 25 % Ethylacetat in Hexan) ergaben ein Öl (0,19 g, 66 %): LC/MS (+APCI) m/z 299 (M + H).
- Schritt B: (R)-1-((S)-2-Amino-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ylamin-trihydrochlorid
- Eine Lösung des Produkts von Schritt A in Methanol wurde wie in Beispiel 2, Schritt J beschrieben behandelt, wobei ein gelblicher Feststoff (0,16 g, 78 %) erhalten wurde: Schmelzpunkt > 300°C; LC/MS (+APCI) m/z 247 (M + H). Analyse. Berechnet für C13H21Cl3N4O·0,33 C2H5OH·0,5 H2O: C, 43,14; H, 6,35; N, 14,72. Gefunden: C, 43,52; H, 6,39; N, 14,51.
- Beispiel 7
- (8R*,9S*)-1-((S)-2-Amino-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8,9-diol
- Schritt A: Benzyl-(S)-2-(6-hydroxy-1H-indazol-1-yl)-1-methylethylcarbamat
- Zu einer Suspension von 1-((S)-2-Aminopropyl)-1H-indazol-6-ol (2,00 g, 10,5 mmol) in THF (20 ml) wurde gesättigtes wässriges Natriumhydrogencarbonat (10 ml) und Benzylchlorformiat (1,50 ml, 1,5 mmol) zugegeben. Das Gemisch wurde gerührt, bis sich das gesamte feste Amin-Ausgangsmaterial löste. Nach 45 Minuten Rühren bei Umgebungstemperatur wurde gesättigtes wässriges Natriumhydrogencarbonat (150 ml) zugegeben und das Gemisch wurde mit Ethylacetat (3 × 150 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet (MgSO4) und eingedampft, wobei ein gelbbrauner Schaum (2,65 g, 78 %) erhalten wurde: LC/MS (+APCI) m/z 326 (M + H).
- Schritt B: Benzyl-(S)-1-methyl-2-(6-prop-2-inyloxy-indazol-1-yl)-ethylcarbamat
- Eine Lösung des Produkts von Schritt A (2,88 g, 8,86 mmol) in Aceton (100 ml) wurde mit verringertem Druck und Stickstoff entgast. Pulverförmiges Kaliumcarbonat (1,35 g, 9,75 mmol) und Propargylbromid (80 Gew.-% in Toluol, 0,99 ml, 8,86 mmol) wurden zugegeben und das Gemisch wurde 24 Stunden refluxiert. Das gekühlte Reaktionsgemisch wurde filtriert und das Filtrat wurde zu einem gelben Öl (3,15 g) eingedampft, welches durch Chromatografie (Siliciumdioxid, 20 % bis 50 % Ethylacetat in Hexan) gereinigt wurde, wobei ein weißer Feststoff (2,37 g, 74 %) erhalten wurde: Schmelzpunkt 104–106°C; LC/MS (+APCI) m/z 364 (M + H).
- Schritt C: Benzyl-(S)-1-methyl-2-(7H-pyrano[2,3-g]indazol-1-yl)-ethylcarbamat
- Das Produkt von Schritt B (2,37 g, 6,53 mmol) wurde in Mesitylen (40 ml) auf ähnliche Weise wie in Beispiel 4, Schritt B beschrieben erhitzt, wobei nach der Reinigung (Siliciumdioxid, 20 % bis 50 % Ethylacetat in Hexan) ein Öl (1,01 g, 43 %) erhalten wurde: LC/MS (+APCI) m/z 364 (M + H).
- Schritt D: Benzyl-(S)-2-((8R*,9S*)-8,9-dihydroxy-8,9-dihydro-7H-pyrano[2,3-g]indazol-1-yl)-methyl-ethylcarbamat
- Eine Lösung des Produkts von Schritt C (1,01 g, 2,78 mmol) in einem Gemisch aus tert-Butylalkohol (20 ml) und Wasser (20 ml) wurde zu einem Gemisch aus tert-Butylalkohol (25 ml), Wasser (25 ml), AD-Mischung-α (4,2 g) und Methansulfonamid (0,26 g, 2,8 mmol) bei Raumtemperatur zugegeben. Das Reaktionsgemisch wurde 24 Stunden gerührt, gefolgt von der Zugabe von pulverförmigem Natriumsulfit (5 g), und eine weitere Stunde gerührt. Gesättigtes wässriges Natriumhydrogencarbonat (150 ml) wurde zu dem Gemisch zugegeben, welches mit Ethylacetat (3 × 150 ml) extrahiert wurde. Die vereinigten Extrakte wurden getrocknet (MgSO4) und zu einem Öl (1,03 g) eingedampft, welches durch Chromatografie (Siliciumdioxid, 50 % Ethylacetat in Hexan bis Ethylacetat) gereinigt wurde, wobei zwei Produkte erhalten wurden. Produkt A wurde als ein weißer Schaum (0,16 g, 15 %) erhalten: Diastereomerenverhältnis 4:1; LC/MS (+APCI) m/z 398 (M + H). Produkt B war ein farbloser amorpher Feststoff (0,18 g, 16 %): Schmelzpunkt 64–67°C; Diastereomerenverhältnis 1:4; LC/MS (+APCI) m/z 398 (M + H).
- Schritt E: (8R*,9S*)-1-[(2S)-2-Aminopropyl]-1,7,8,9-tetrahydropyrano[2,3-g]indazol-8,9-diol
- Eine Lösung des Produkts A von Schritt D (0,14 g, 0,354 mmol) in THF (20 ml) wurde wie in Beispiel 2, Schritt J beschrieben behandelt, wobei die freie Base als ein farbloser Feststoff (50 mg, 54 %) erhalten wurde: Schmelzpunkt 115–117°C; [α]D –79,3° (c 0,27, THF), Diastereomerenverhältnis 4:1; LC/MS (+APCI) m/z 264 (M + H) und 246 (M + H -H2O).
- Beispiel 8
- (S)-2-(8,9-Dihydro-7H-pyrano[2,3-g]indazol-1-yl)-1-methyl-ethylamin-dihydrochlorid
- Schritt A: (R)-1-(7H-Pyrano[2,3-g]indazol-1-yl)-propan-2-ol
- Ein Gemisch aus dem Produkt von Beispiel 4, Schritt B (0,26 g, 0,76 mmol) und Tetrabutylammoniumfluorid (1 M, 1,52 mmol) in THF (3 ml) wurde 4 h bei Umgebungstemperatur gerührt. Das Reaktionsgemisch wurde zu einer gesättigten wässrigen Lösung von Natriumhydrogencarbonat (10 ml) zugegeben und dieses Gemisch wurde mit Ethylacetat (3 × 5 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % bis 40 % Ethylacetat in Hexan) gereinigt wurde, wobei der Alkohol als ein Öl (0,14 g, 81 %) erhalten wurde: LC/MS (+APCI) m/z 231 (M + H).
- Schritt B: 1-((S)-2-Azido-propyl)-1,7-dihydro-pyrano[2,3-g]indazol
- Zu einer Lösung von dem Produkt von Schritt A (0,14 g, 0,61 mmol) und Triethylamin (0,18 g, 1,8 mmol) in wasserfreiem THF (50 ml) bei 0°C wurde Methansulfonsäureanhydrid (0,16 g, 0,92 mmol) zugegeben. Das Gemisch wurde 10 min gerührt und Natriumazid (0,40 g, 6,1 mmol) wurde zugegeben. Das Lösungsmittel wurde abgedampft und wasserfreies DMF (50 ml) zugegeben, gefolgt von 3 h Erhitzen auf 110°C. Das Gemisch wurde gekühlt, in eine gesättigte Lösung von Natriumhydrogencarbonat (80 ml) gegossen und mit Ethylacetat (3 × 60 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet, filtriert und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 10 % Ethylacetat in Hexan) gereinigt wurde, wobei ein Öl (0,06 g, 39 %) erhalten wurde: LC/MS (+APCI) m/z 256 (M + H).
- Schritt C: (S)-2-(8,9-Dihydro-7H-pyrano[2,3-g]indazol-1-yl)-1-methyl-ethylamin-dihydrochlorid
- Eine Lösung des Produkts von Schritt B in Methanol wurde wie in Beispiel 2, Schritt J beschrieben, behandelt, wobei ein gelblicher Feststoff (0,07 g, 77 %) erhalten wurde: Schmelzpunkt > 120°C; LC/MS (+APCI) m/z 232 (M + H). Die freie Basenform wurde als farbloser Feststoff erhalten: Schmelzpunkt 95–98°C; [α]D –66,7° (c 0,445, THF). Analyse. Berechnet für C13H17N3O: C, 67,51; H, 7,41; N, 18,17; Gefunden: C, 67,47; H, 7,51; N, 17,91.
- Beispiel 9
- (S)-1-Methyl-2-(7H-pyrano[2,3-g]indazol-1-yl)-ethylamin
- Zu einer Lösung des Produkts von Beispiel 8, Schritt B (0,10 g, 0,39 mmol) in trockenem THF (20 ml) bei 0°C wurde eine Lösung von Lithiumaluminiumhydrid (0,39 ml, 1,56 mmol einer 1 M Lösung in THF) zugegeben und das Gemisch wurde auf Raumtemperatur aufwärmen gelassen (1 h), wobei gerührt wurde. Wässriges Kaliumhydroxid (2 M, 0,02 ml) wurde zu dem Reaktionsgemisch zugegeben und die Feststoffe, welche sich bildeten, wurden durch Filtration entfernt. Das Filtrat wurde zu einem gelben Öl (0,05 g, 56 %) eingedampft: LC/MS (+APCI) m/z 230. Analyse. Berechnet für C13H15N3O·0,17 H2O: C, 67,26; H, 6,60; N, 18,10. Gefunden: C, 67,35; H, 6,45; N, 17,76.
- Beispiel 10
- 1-((S)-2-Amino-propyl)-1H-pyrano[2,3-g]indazol-7-on-trifluoracetat
- Eine Suspension von 1-((S)-2-Amino-propyl)-1H-indazol-6-ol (1,00 g, 5,23 mmol) und Äpfelsäure (0,74 g, 5,5 mmol) in konzentrierter Schwefelsäure (3 ml) wurde 48 h auf 80°C und 24 h auf 90°C erhitzt. Das Reaktionsgemisch wurde mit Dinatriumphosphat (bis pH 7) neutralisiert und Salzlösung (100 ml) wurde zugegeben, gefolgt von einer Extraktion dieses Gemisches mit THF (3 × 100 ml). Die vereinigten Extrakte wurden getrocknet (MgSO4) und eingedampft, wobei ein gelber Rückstand (0,54 g) erhalten wurde, welcher unter Verwendung einer Umkehrphasenchromatographie (C-18, Wasser/Acetonitril, 0,1 % Trifluoressigsäure) gereinigt wurde, wobei ein gelbes Öl (70 mg) erhalten wurde: LC/MS (+APCI) m/z 244 (M + H).
- Beispiel 11
- 9-Amino-1-((S)-2-amino-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: Benzyl-(S)-2-(8-brom-9-hydroxy-8,9-dihydro-7H-pyrano[2,3-g]indazol-1-yl)-1-methylethylcarbamat
- Zu einer Lösung des Produkts von Beispiel 7, Schritt C (1,35 g, 3,71 mmol) in einem Gemisch aus Dimethylsulfoxid und Wasser (20 ml:2 ml) bei 0°C wurde N-Bromsuccinimid (0,69 g, 3,89 mmol) zugegeben. Dieses Gemisch wurde 2 h gerührt, mit Wasser (100 ml) vereinigt und mit Ethylacetat (3 × 100 ml) extrahiert. Die vereinigten Extrakte wurden getrocknet und zu einem Rückstand konzentriert, welcher durch Chromatografie (Siliciumdioxid, 20 % Ethylacetat in Hexan) gereinigt wurde, wobei ein Öl (1,18 g, 69 %) erhalten wurde: LC/MS m/z 460, 462 (M + H).
- Schritt B: Benzyl-(S)-2-(9-azido-8-brom-8,9-dihydro-7H-pyrano[2,3-g]indazol-1-yl)-1-methylethylcarbamat
- Ein Gemisch aus dem Produkt von Schritt A (0,31 g, 0,67 mmol) und Natriumazid (0,65 g, 10 mmol) in Dimethylsulfoxid (20 ml) wurde 3 h auf 80°C erhitzt, auf Raumtemperatur gekühlt und mit Ethylacetat extrahiert. Die vereinigten Extrakte wurden getrocknet und zu einem Rückstand konzentriert, welcher durch Chromatografie (Siliciumdioxid, 30 % Ethylacetat in Hexan) gereinigt wurde, wobei ein Öl (0,26 g, 68 %) erhalten wurde: LC/MS (+APCI) m/z 423 (M + H).
- Schritt C: 9-Amino-1-((S)-2-amino-propyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Das Produkt von Schritt B (0,26 g, 0,30 mmol) und Pd/C (10 %, 0,026 g) wurden mit Methanol (5 ml) vermischt und 18 h unter eine Wasserstoffatmosphäre gegeben. Das Gemisch wurde filtriert und eingedampft, wobei ein gelblicher Feststoff (0,155 g, 96 %) erhalten wurde: Schmelzpunkt 84–88°C; LC/MS (+APCI) m/z 263 (M + H).
- Beispiel 12
- 1-((S)-2-Amino-propyl)-9-methoxy-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Schritt A: Benzyl-(S)-2-(8-hydroxy-9-methoxy-8,9-dihydro-7H-pyrano[2,3-g]indazol-1-yl)-1-methylethylcarbamat
- Zu einer Lösung des Produkts von Beispiel 11, Schritt A (0,46 g, 1,12 mmol) in Tetrahydrofuran (50 ml) wurde 2 N Natriumhydroxid (6 ml) zugegeben. Nach 10 min Rühren wurde Methanol (10 ml) zugegeben und das Gemisch 1 h gerührt, gefolgt von einem Eindampfen zu einem Rückstand, welcher mit Wasser (50 ml) vermischt und mit Ethylacetat (3 × 50 ml) extrahiert wurde. Die vereinigten Extrakte wurden über Magnesiumsulfat getrocknet, filtriert und zu einem Rückstand eingedampft, welcher durch Chromatografie (Siliciumdioxid, 20 % bis 35 % Ethylacetat in Hexan) gereinigt wurde, wobei ein Öl (0,45 g) erhalten wurde: LC/MS (+APCI) m/z 378 (M + H).
- Schritt B: 1-((S)-2-Amino-propyl)-9-methoxy-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol
- Zu einer Lösung des Produkts von Schritt A (0,22 g, 0,58 mmol) in Methanol (5 ml) wurde Trifluoressigsäure (5 ml) zugegeben und das Gemisch wurde bei Umgebungstemperatur 2 Tage gerührt. Das Gemisch wurde zu einem Rückstand eingedampft, welcher mit einer 2 N Lösung von Chlorwasserstoff in Ethanol (5 ml) gerührt und eingedampft wurde, wobei ein Feststoff (0,21 g) erhalten wurde: Schmelzpunkt 105–108°C; LC/MS (+APCI) m/z 278 (M + H).
- Die folgenden topischen ophthalmischen Formulierungen sind gemäß der vorliegenden Erfindung brauchbar und werden nach dem Ermessen des Arztes 1–4 Mal pro Tag verabreicht.
- Beispiel 13
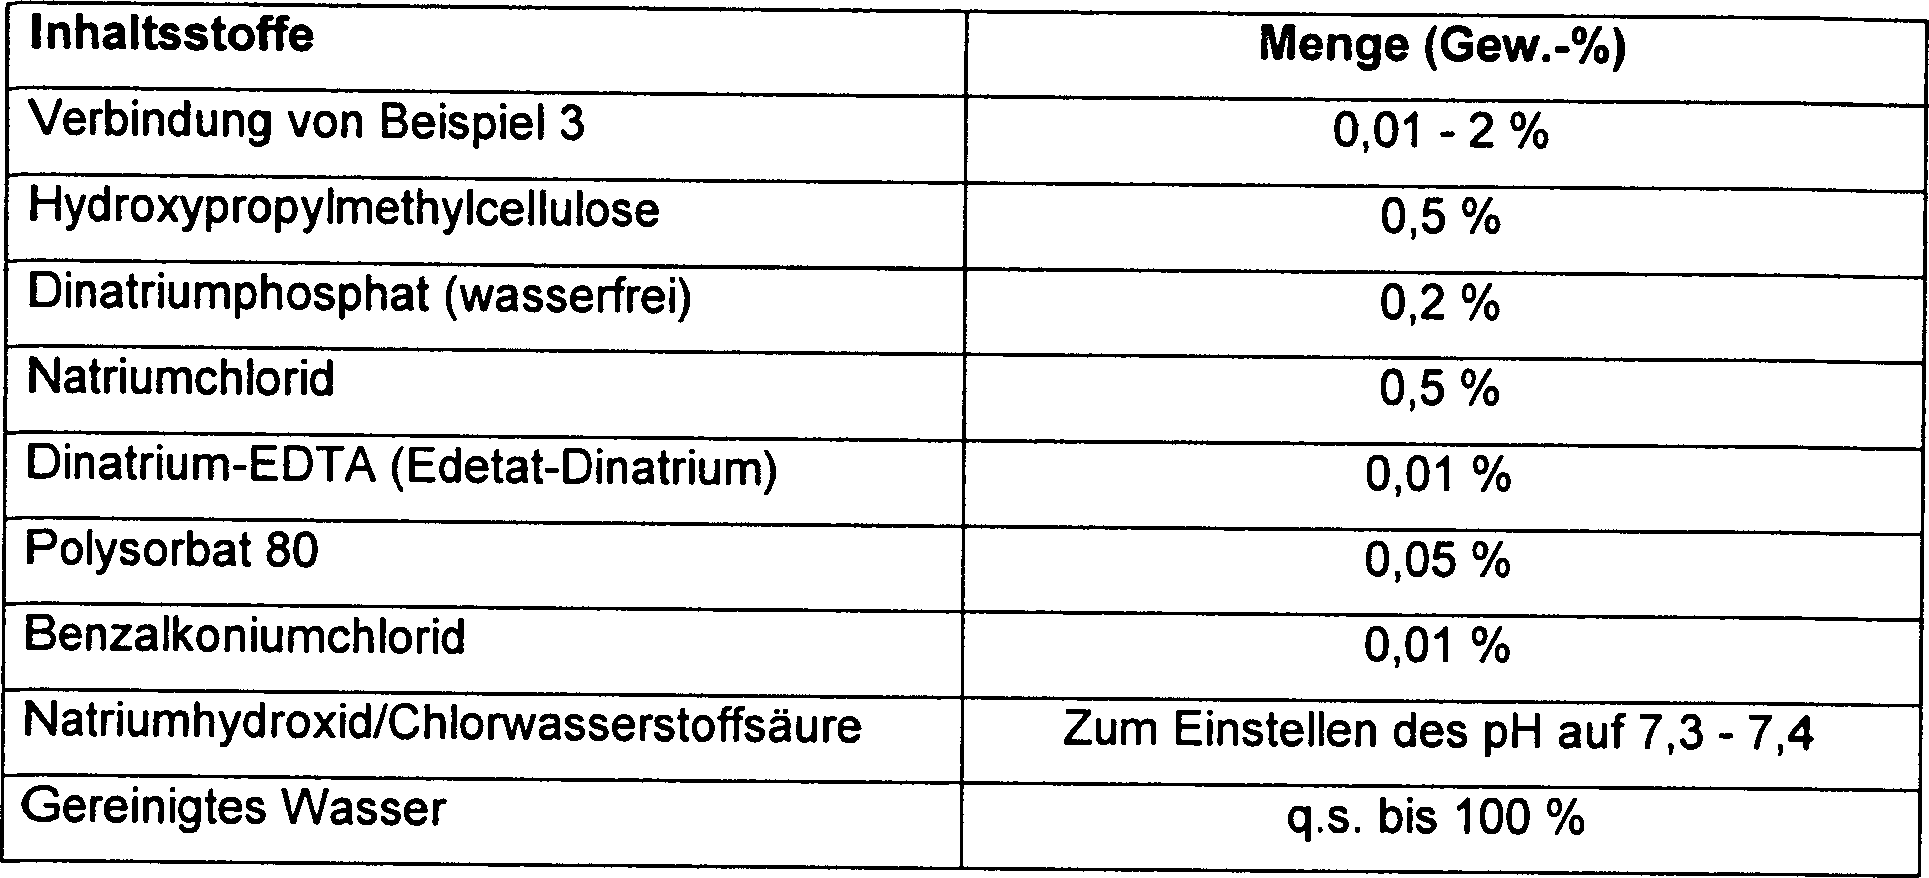
- Beispiel 14
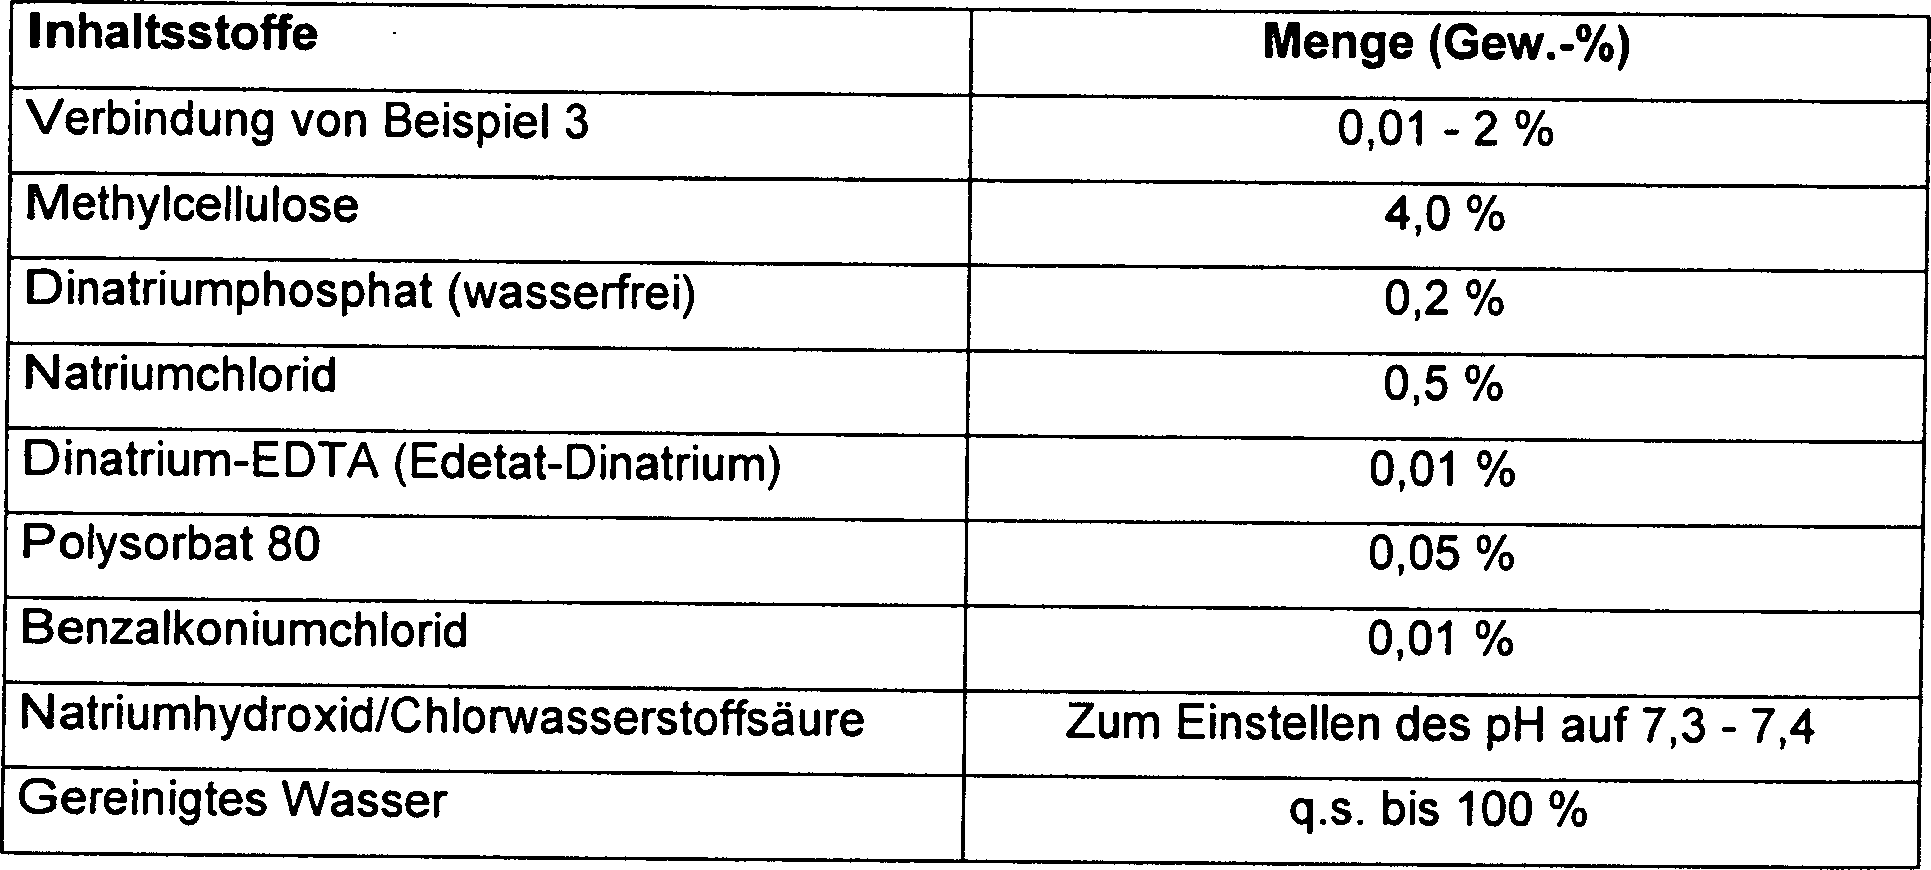
- Beispiel 15
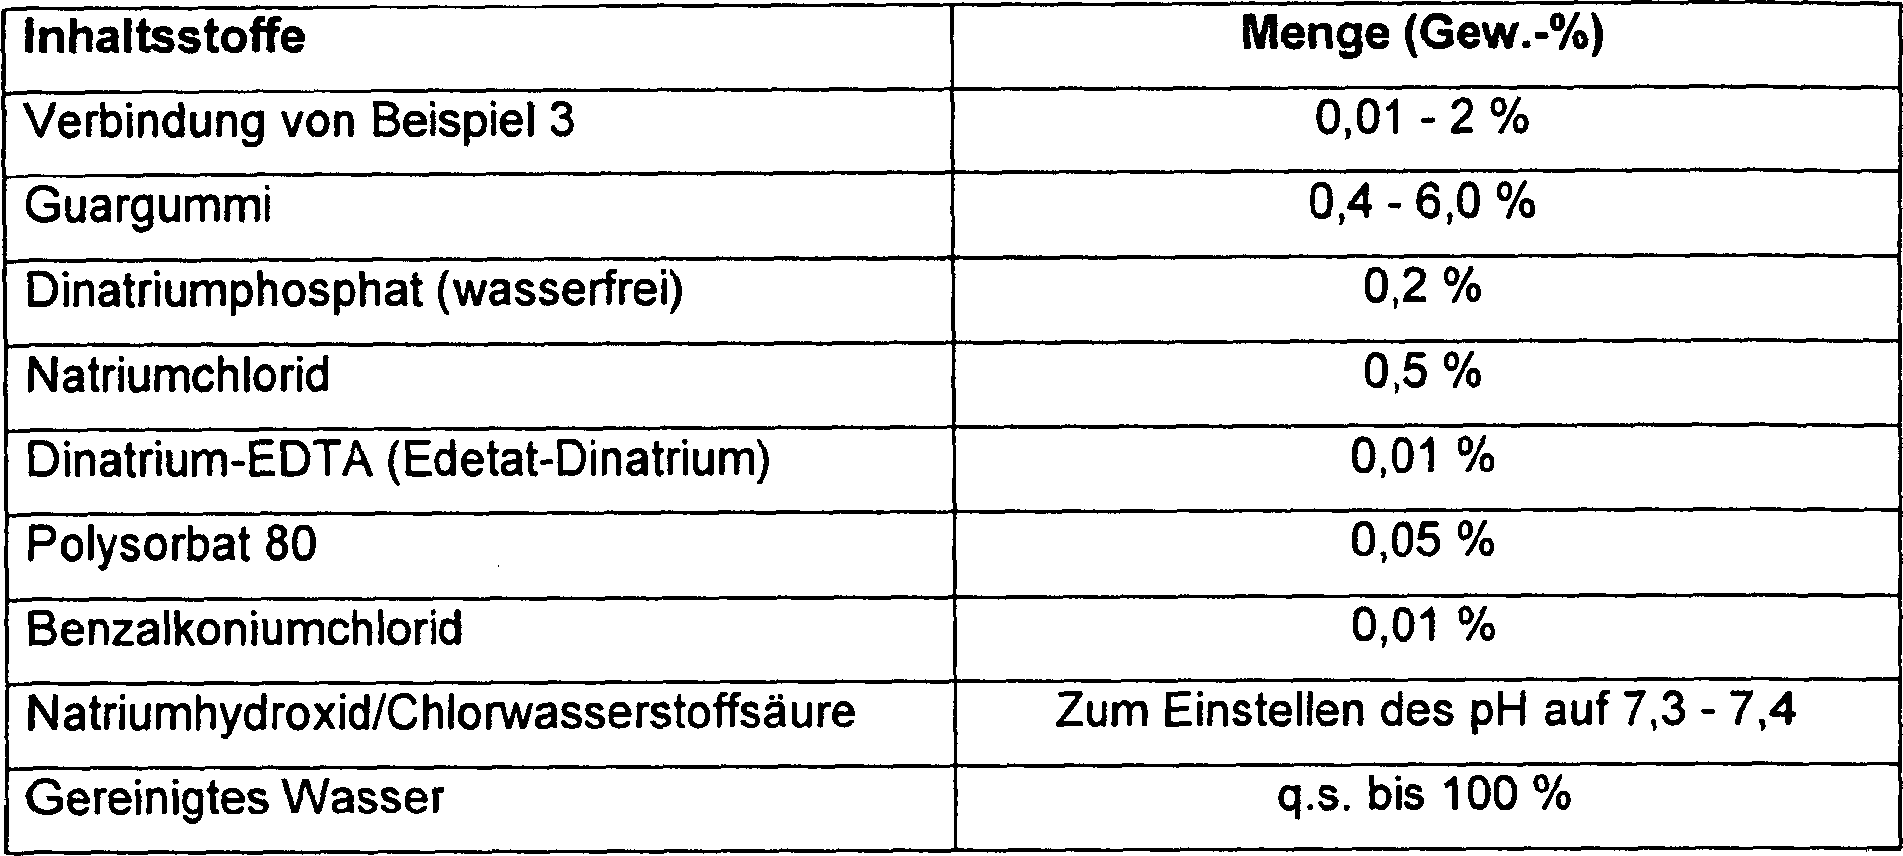
- Beispiel 16

Claims (22)
- Verbindung, wiedergegeben durch Formel Iwobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder einer Alkylgruppe; R3 und R4 unabhängig voneinander Wasserstoff oder eine Alkylgruppe sind oder; R3 und R4 und das Kohlenstoffatom, an welches sie gebunden sind, einen Cycloalkylring bilden, oder; R2 und R3 zusammen einen gesättigten (CH2)m-Heterocyclus bilden; R5 Wasserstoff, Halogen oder eine substituierte oder unsubstituierte Alkylgruppe ist; R6 und R7 unabhängig voneinander Wasserstoff, Halogen, Cyano, ein Alkylthio oder eine substituierte oder unsubstituierte Alkylgruppe sind; R8 und R9 unabhängig voneinander Wasserstoff, Hydroxyl, eine substituierte oder unsubstituierte Alkylgruppe, ein Alkoxy, =O, NR10R11, OC(=O)NR1R2, OC(=O)C1-4-Alkyl oder ein Alkylthio) sind; R10 und R11 unabhängig voneinander Wasserstoff, eine substituierte oder unsubstituierte Alkylgruppe, C(=O)C1-4-Alkyl, C(=O)OC1-4-Alkyl oder C(=O)NR1R2 sind oder R10 und R11 zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher gegebenenfalls ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthält, wenn es ein 6-gliedriger Ring ist; A (CH2)n, C=O oder CHC1-4-Alkyl ist; B entweder eine Einfachbindung oder eine Doppelbindung ist, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff oder einer substituierten oder unsubstituierten Alkylgruppe; m = 2–4; n = 0–2; X und Y entweder N oder C sind, wobei X und Y verschieden sind; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen.
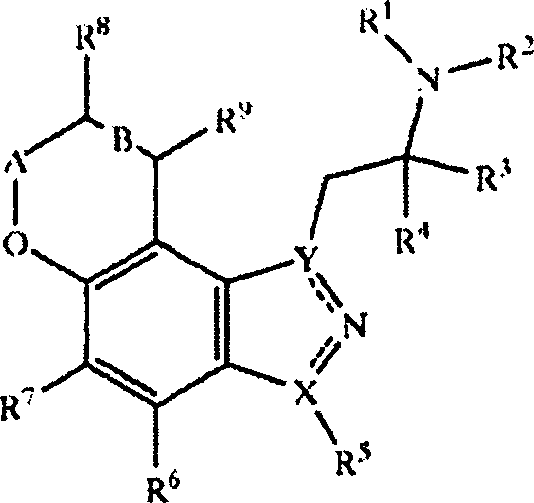
- Verbindung nach Anspruch 1, wobei R2 und R3 einen gesättigten (CH2)m-Heterocyclus bilden.
- Verbindung nach Anspruch 1, wobei die R3 und R4 zusammen einen Cyclopropylring bilden.
- Verbindung nach Anspruch 1, wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl; R3 und R4 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl oder R2 und R3 zusammen einen gesättigten (CH2)m-Heterocyclus bilden; R5 ausgewählt ist aus Wasserstoff, Halogen oder C1-6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, Cyano, C1-4-Alkylthio, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen; R8 und R9 ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkyl, C1-6-Alkoxy, NR10R11 oder C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl oder C(=O)C1-4-Alkyl oder R10 und R11 zusammen einen 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher gegebenenfalls ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthält, wenn es ein 6-gliedriger Ring ist; A (CH2)n oder CHC1-4-Alkyl ist; B entweder eine Einfachbindung oder eine Doppelbindung ist, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen, Hydroxy oder NR10R11; m = 3–4; n = 1–2; und X und Y entweder N oder C sind, wobei X und Y nicht gleich sein können; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen.
- Verbindung nach Anspruch 1, wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl; R3 C1-2-Alkyl ist oder R2 und R3 zusammen (CH2)
3 sind, um Pyrrolidin zu bilden; R4 Wasserstoff ist; R5 ausgewählt ist aus Wasserstoff oder C1-6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen oder C1-4-Alkyl; R8 und R9 unabhängig voneinander ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkoxy, NR10R11 oder C1-6-Alkyl, substituiert mit Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C(=O)C1-4-Alkyl oder R10 und R11 zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher gegebenenfalls ein zusätz liches Heteroatom, ausgewählt aus N, O oder S, enthält, wenn es ein 6-gliedriger Ring ist; A (CH2)n ist; B eine Einfachbindung ist; n = 1; X C ist und Y N ist; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen. - Verbindung nach Anspruch 1, wobei die Verbindung ist: 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (S)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-3-methyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-(S)-1-Pyrrolidin-2-ylmethyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-5-fluor-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ylamin; [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-dimethylamin; [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-methanol; 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8,9-diol; 1-((S)-2-Aminopropyl)-9-methoxy-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-(2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-(Pyrrolidin-2-ylmethyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-((S)-2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-((S)-2-Aminopropyl)-3-methyl-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; oder Kombinationen davon.
- Verbindung nach Anspruch 1, wobei das X N ist.
- Verbindung nach Anspruch 1, wobei das X C ist.
- Verwendung einer Verbindung nach Anspruch 1 zum Herstellen eines Medikaments für die Behandlung von normalem oder erhöhtem Augeninnendruck.
- Verwendung nach Anspruch 9, wobei R2 und R3 einen gesättigten (CH2)m-Heterocyclus bilden.
- Verwendung nach Anspruch 9, wobei die R3 und R4 zusammen einen Cyclopropylring bilden.
- Verwendung nach Anspruch 9, wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl; R3 und R4 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl oder R2 und R3 zusammen einen gesättigten (CH2)m-Heterocyclus bilden; R5 ausgewählt ist aus Wasserstoff, Halogen, oder C1-6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, Cyano, C1-4-Alkylthio, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen; R8 und R9 ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkyl, C1-6-Alkoxy, NR10R11 oder C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl oder C(=O)C1-4-Alkyl oder R10 und R11 zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen können, welcher ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthalten kann, wenn es ein 6-gliedriger Ring ist; A (CH2)n oder CHC1-4-Alkyl ist; B entweder eine Einfachbindung oder eine Doppelbindung ist, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen, Hydroxy oder NR10R11; m = 3–4; n = 1–2; und X und Y entweder N oder C sind, wobei X und Y nicht gleich sein können; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen.
- Verwendung nach Anspruch 9, wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl; R3 C1-2-Alkyl ist oder R2 und R3 zusammen (CH2)
3 sind, um Pyrrolidin zu bilden; R4 Wasserstoff ist; R5 ausgewählt ist aus Wasserstoff oder C1,6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, oder C1-4-Alkyl; R8 und R9 unabhängig voneinander ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkoxy, NR10R11, oder C1-6-Alkyl, substituiert mit Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C(=O)C1-4-Alkyl oder R10 und R11 zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher gegebenenfalls ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthält, wenn es ein 6-gliedriger Ring ist; A (CH2)n ist; B eine Einfachbindung ist; n = 1; X C ist und Y N ist; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen. - Verwendung nach Anspruch 9, wobei die Verbindung ist: 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (S)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-3-methyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-(S)-1-Pyrrolidin-2-ylmethyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-5-fluor-1,7,8,9-tetrahydrro-pyrano[2,3-g]indazol-8-ol; (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ylamin; [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-dimethylamin; [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-methanol; 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8,9-diol; 1-((S)-2-Aminopropyl)-9-methoxy-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-(2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-(Pyrrolidin-2-ylmethyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-((S)-2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-((S)-2-Aminopropyl)-3-methyl-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; oder Kombinationen davon.
- Verwendung nach Anspruch 9, wobei das X N ist.
- Verwendung nach Anspruch 9, wobei das X C ist.
- Verwendung einer Verbindung nach Anspruch 1 zum Herstellen eines Medikaments für die Behandlung des Glaukoms.
- Verwendung nach Anspruch 17, wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl; R3 und R4 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl oder R2 und R3 zusammen einen gesättigten (CH2)m-Heterocyclus bilden; R5 ausgewählt ist aus Wasserstoff, Halogen oder C1-6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, Cyano, C1-4-Alkylthio, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen; R8 und R9 ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkyl, C1-6-Alkoxy, NR10R11 oder C1-6-Alkyl, substituiert mit Halogen, Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl oder C(=O)C1-4-Alkyl oder R10 und R11 zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen können, welcher ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthalten kann, wenn es ein 6-gliedriger Ring ist; A (CH2)n oder CHC1-4-Alkyl ist; B entweder eine Einfachbindung oder eine Doppelbindung ist, wobei, wenn B eine Doppelbindung ist, R8 und R9 ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C1-4-Alkyl, substituiert durch Halogen, Hydroxy oder NR10R11; m = 3–4; n = 1–2; und X und Y entweder N oder C sind, wobei X und Y nicht gleich sein können; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen.
- Verwendung nach Anspruch 17, wobei R1 und R2 unabhängig voneinander ausgewählt sind aus Wasserstoff oder C1-4-Alkyl; R3 C1-2-Alkyl ist oder R2 und R3 zusammen (CH2)
3 sind, um Pyrrolidin zu bilden; R4 Wasserstoff ist; R5 ausgewählt ist aus Wasserstoff oder C1-6-Alkyl; R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen oder C1-4-Alkyl; R8 und R9 unabhängig voneinander ausgewählt sind aus Wasserstoff, Hydroxyl, C1-6-Alkoxy, NR10R11 oder C1-6-Alkyl, substituiert mit Hydroxyl oder NR10R11; R10 und R11 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-4-Alkyl oder C(=O)C1-4-Alkyl oder R10 und R11 zusammen einen gesättigten 5- oder 6-gliedrigen heterocyclischen Ring vervollständigen, welcher gegebenenfalls ein zusätzliches Heteroatom, ausgewählt aus N, O oder S, enthält, wenn es ein 6-gliedriger Ring ist; A (CH2)n ist; B eine Einfachbindung ist; n = 1; X C ist und Y N ist; und die gestrichelten Bindungen eine geeignet angeordnete Einfachbindung und Doppelbindung bezeichnen. - Verwendung nach Anspruch 17, wobei die Verbindung ist: 1-(2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (S)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-3-methyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-(S)-1-Pyrrolidin-2-ylmethyl-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-((S)-2-Aminopropyl)-5-fluor-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; (R)-1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ylamin; [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-dimethylamin; [1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-yl]-methanol; 1-((S)-2-Aminopropyl)-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8,9-diol; 1-((S)-2-Aminopropyl)-9-methoxy-1,7,8,9-tetrahydro-pyrano[2,3-g]indazol-8-ol; 1-(2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-(Pyrrolidin-2-ylmethyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-((S)-2-Aminopropyl)-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; 1-((S)-2-Aminopropyl)-3-methyl-3,7,8,9-tetrahydro-pyrano[3,2-e]indazol-8-ol; oder Kombinationen davon.
- Pharmazeutische Zusammensetzung, umfassend die Verbindung nach Anspruch 1 und wenigstens einen Träger.
- Verwendung einer Verbindung nach Anspruch 1 zum Herstellen eines Medikaments zum Aktivieren oder Binden an Serotoninrezeptoren.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US29542901P | 2001-06-01 | 2001-06-01 | |
| US295429P | 2001-06-01 | ||
| PCT/US2002/016861 WO2002098350A2 (en) | 2001-06-01 | 2002-05-30 | Pyranoindazoles and their use for the treatment of glaucoma |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE60209486D1 DE60209486D1 (de) | 2006-04-27 |
| DE60209486T2 true DE60209486T2 (de) | 2006-08-03 |
Family
ID=23137684
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE60209486T Expired - Fee Related DE60209486T2 (de) | 2001-06-01 | 2002-05-30 | Pyranoindazole und ihre verwendung in der glaukombehandlung |
Country Status (19)
| Country | Link |
|---|---|
| US (2) | US6696476B2 (de) |
| EP (1) | EP1392292B1 (de) |
| JP (1) | JP2004535418A (de) |
| KR (1) | KR100626255B1 (de) |
| CN (1) | CN100384417C (de) |
| AR (1) | AR036044A1 (de) |
| AT (1) | ATE318821T1 (de) |
| AU (1) | AU2002305732B2 (de) |
| BR (1) | BR0210241A (de) |
| CA (1) | CA2447480A1 (de) |
| DE (1) | DE60209486T2 (de) |
| DK (1) | DK1392292T3 (de) |
| ES (1) | ES2258631T3 (de) |
| MX (1) | MXPA03010807A (de) |
| PL (1) | PL366636A1 (de) |
| PT (1) | PT1392292E (de) |
| RU (1) | RU2273641C2 (de) |
| WO (1) | WO2002098350A2 (de) |
| ZA (1) | ZA200309034B (de) |
Families Citing this family (29)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6960579B1 (en) | 1998-05-19 | 2005-11-01 | Alcon Manufacturing, Ltd. | Serotonergic 5HT7 receptor compounds for treating ocular and CNS disorders |
| US7005443B1 (en) * | 2000-03-17 | 2006-02-28 | Alcon, Inc. | 5-Hydroxy indazole derivatives for treating glaucoma |
| ATE317846T1 (de) * | 2000-03-31 | 2006-03-15 | Purdue Research Foundation | Phosphoramidat-prodrugs |
| ATE318821T1 (de) * | 2001-06-01 | 2006-03-15 | Alcon Inc | Pyranoindazole und ihre verwendung in der glaukombehandlung |
| TW593302B (en) | 2001-12-20 | 2004-06-21 | Alcon Inc | Novel benzodifuranimidazoline and benzofuranimidazoline derivatives and their use for the treatment of glaucoma |
| AU2002360819A1 (en) * | 2001-12-28 | 2003-07-24 | Bayer Corporation | Cyclohexano- and cycloheptapyrazole derivative compounds, for use in diseases associated with the 5-ht2c receptor |
| MXPA05002259A (es) * | 2002-08-30 | 2005-07-05 | Alcon Inc | Compuestos de 5-croman-5-il-etilamina sustituidos y uso para el tratamiento de glaucoma. |
| EP1581209A4 (de) | 2002-12-13 | 2009-03-11 | Alcon Inc | Neue benzopyran-analoga und ihre verwendung zur behandlung von glaukom |
| AU2004271978B2 (en) * | 2003-09-04 | 2009-02-05 | Merck & Co., Inc. | Ophthalmic compositions for treating ocular hypertension |
| WO2005053688A1 (en) * | 2003-11-26 | 2005-06-16 | Alcon, Inc. | Substituted furo[2,3-g] indazoles for the treatment of glaucoma |
| US7129257B1 (en) | 2003-12-15 | 2006-10-31 | Alcon, Inc. | Pyrazolo[3,4- e]benzoxazoles for the treatment of glaucoma |
| US7338972B1 (en) | 2003-12-15 | 2008-03-04 | Alcon, Inc. | Substituted 1-alkylamino-1H-indazoles for the treatment of glaucoma |
| AR046890A1 (es) | 2003-12-15 | 2005-12-28 | Alcon Inc | [1,4] oxazino [2,3-g] indazoles sustituidos para el tratamiento del glaucoma. |
| EP1792629A4 (de) | 2004-08-25 | 2010-08-25 | Takeda Pharmaceutical | Mittel zur prävention/behandlung von stressbedingter harninkontinenz und vorsorgeuntersuchungsverfahren dafür |
| US20060073172A1 (en) * | 2004-10-01 | 2006-04-06 | Schneider L W | Stabilized ophthalmic solution for the treatment of glaucoma and lowering intraocular pressure |
| US7425572B2 (en) | 2004-12-08 | 2008-09-16 | Alcon, Inc. | Use of dioxindoindazoles and dioxoloindazoles for treating glaucoma |
| TW200744567A (en) * | 2005-09-23 | 2007-12-16 | Alcon Inc | Phenylethylamine analogs and their use for treating glaucoma |
| EP2727585A1 (de) | 2006-05-16 | 2014-05-07 | Takeda Pharmaceutical Company Limited | In-vivo Screening-Methode |
| US20070293475A1 (en) * | 2006-06-20 | 2007-12-20 | Alcon Manufacturing Ltd. | Aryl and heteroaryl tetrahydrobenzazepine derivatives and their use for treating glaucoma |
| MX2009001037A (es) * | 2006-07-31 | 2009-05-15 | Senju Pharma Co | Preparacion liquida acuosa que contiene compuesto de amida. |
| WO2008016993A1 (en) * | 2006-08-01 | 2008-02-07 | Alcon Research, Ltd. | Intermediates and methods for serotonergic agonist synthesis |
| WO2008016989A1 (en) * | 2006-08-01 | 2008-02-07 | Alcon Research, Ltd. | Process for preparing pyranoindazole serotonergic receptor agonists |
| US20080058533A1 (en) * | 2006-08-31 | 2008-03-06 | Alcon, Inc. | Pyranoindazole cyclic carbonates and methods of use |
| EP2216023A4 (de) | 2007-11-15 | 2013-03-13 | Takeda Pharmaceutical | Kondensiertes pyridinderivat und seine verwendung |
| JPWO2011071136A1 (ja) | 2009-12-11 | 2013-04-22 | アステラス製薬株式会社 | 線維筋痛症治療剤 |
| WO2016139960A1 (ja) * | 2015-03-05 | 2016-09-09 | 株式会社ブリヂストン | ゴム組成物、ジエン系重合体の製造方法及びタイヤ |
| TW201815766A (zh) * | 2016-09-22 | 2018-05-01 | 美商普雷辛肯公司 | 用於ido及tdo調節之化合物及方法以及其適應症 |
| JPWO2019131902A1 (ja) | 2017-12-27 | 2020-12-10 | 武田薬品工業株式会社 | 腹圧性尿失禁および便失禁の治療薬 |
| US11149011B2 (en) | 2018-03-20 | 2021-10-19 | Plexxikon Inc. | Compounds and methods for IDO and TDO modulation, and indications therefor |
Family Cites Families (32)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR2534580A1 (fr) | 1982-10-13 | 1984-04-20 | Synthelabo | Derives de phenyl-1 piperidino-2 propanol, leur preparation, et medicaments qui les contiennent |
| US5151444B1 (en) | 1987-09-18 | 1999-07-06 | R Tech Ueno Ltd | Ocular hypotensive agents |
| EP1348437A3 (de) | 1988-09-06 | 2003-11-19 | Pharmacia Aktiebolag | Prostaglandinderivative zur Behandlung von Glaukoma oder okuläre Hypertension |
| US5296504A (en) | 1988-09-06 | 1994-03-22 | Kabi Pharmacia | Prostaglandin derivatives for the treatment of glaucoma or ocular hypertension |
| US5578612A (en) | 1990-10-15 | 1996-11-26 | Pfizer Inc. | Indole derivatives |
| WO1992020338A1 (en) | 1991-05-10 | 1992-11-26 | Merrell Dow Pharmaceuticals Inc. | Method for the treatment of glaucoma |
| CA2110574A1 (en) | 1991-06-21 | 1993-01-07 | Lawrence I. Kruse | Tryptamine analogues, their synthesis and their use as 5-ht1-like or 5-ht2 receptor agonists |
| US5352708A (en) | 1992-09-21 | 1994-10-04 | Allergan, Inc. | Non-acidic cyclopentane heptanoic acid, 2-cycloalkyl or arylalkyl derivatives as therapeutic agents |
| GB9224169D0 (en) * | 1992-11-18 | 1993-01-06 | Lilly Industries Ltd | Pharmaceutical compounds |
| US5922773A (en) | 1992-12-04 | 1999-07-13 | The Children's Medical Center Corp. | Glaucoma treatment |
| US5510383A (en) | 1993-08-03 | 1996-04-23 | Alcon Laboratories, Inc. | Use of cloprostenol, fluprostenol and their salts and esters to treat glaucoma and ocular hypertension |
| TW334423B (en) * | 1993-10-22 | 1998-06-21 | Hoffmann La Roche | Tricyclic 1-aminoethylpyrrole-derivatives |
| TW270114B (de) * | 1993-10-22 | 1996-02-11 | Hoffmann La Roche | |
| TW403738B (en) * | 1994-08-12 | 2000-09-01 | Hoffmann La Roche | Tricyclic pyrazole derivatives |
| US5874477A (en) | 1994-08-12 | 1999-02-23 | The University Of Hawaii | Method of treatment for malaria utilizing serotonin receptor ligands |
| US5998467A (en) | 1995-10-25 | 1999-12-07 | Mitsubishi Chemical Corporation | Medicine for oculopathy |
| AU2104097A (en) | 1996-03-13 | 1997-10-01 | Glaxo Group Limited | Medicaments comprising 5ht1-like receptor agonists with an increased absorption |
| US5902815A (en) | 1996-09-03 | 1999-05-11 | Washington University | Use of 5HT-2A serotonin agonists to prevent adverse effects of NMDA receptor hypofunction |
| AU4249297A (en) * | 1996-10-31 | 1998-05-22 | Alcon Laboratories, Inc. | Opthalmological compositions containing serotonin 5-ht1a receptor agonist and their use in the treatment of glaucoma |
| WO1998030548A1 (en) | 1997-01-13 | 1998-07-16 | Yamanouchi Pharmaceutical Co., Ltd. | 5-HT2c RECEPTOR AGONISTS AND AMINOALKYLINDAZOLE DERIVATIVES |
| GB9700899D0 (en) | 1997-01-17 | 1997-03-05 | Smithkline Beecham Plc | Novel treatment |
| AU727654B2 (en) * | 1997-06-13 | 2000-12-21 | Yamanouchi Pharmaceutical Co., Ltd. | Tricyclic pyrazole derivative |
| GB9819035D0 (en) | 1998-09-01 | 1998-10-28 | Cerebrus Res Ltd | Chemical compounds VII |
| GB9819033D0 (en) | 1998-09-01 | 1998-10-28 | Cerebrus Ltd | Chemical compounds VI |
| DK1112106T3 (da) | 1998-09-18 | 2005-12-12 | Alcon Mfg Ltd | Serotonerge 5HT2-agonister til behandling af glaukom |
| IL143323A0 (en) | 1998-12-17 | 2002-04-21 | American Home Prod | 2,3,4,4a-tetrahydro-1h-pyrazino (1,2-a) quinoxalin-5 (6h) one derivatives being 5ht2c agonists |
| GB9902047D0 (en) | 1999-01-29 | 1999-03-17 | Cerebrus Ltd | Chemical compounds XI |
| US6713471B1 (en) | 1999-06-15 | 2004-03-30 | Bristol-Myers Squibb Pharma Company | Substituted heterocycle fused gamma-carbolines |
| AR024378A1 (es) | 1999-06-15 | 2002-10-02 | Du Pont Pharm Co | Gamma-carbolinas fusionadas heterociclicas sustituidas |
| KR20030095183A (ko) | 2000-03-17 | 2003-12-18 | 알콘, 인코퍼레이티드 | 녹내장 치료용 5-하이드록시 인다졸 유도체 |
| WO2001083487A1 (en) * | 2000-04-28 | 2001-11-08 | Yamanouchi Pharmaceutical Co., Ltd. | Froindazole derivative |
| ATE318821T1 (de) * | 2001-06-01 | 2006-03-15 | Alcon Inc | Pyranoindazole und ihre verwendung in der glaukombehandlung |
-
2002
- 2002-05-30 AT AT02734575T patent/ATE318821T1/de not_active IP Right Cessation
- 2002-05-30 PT PT02734575T patent/PT1392292E/pt unknown
- 2002-05-30 DE DE60209486T patent/DE60209486T2/de not_active Expired - Fee Related
- 2002-05-30 AU AU2002305732A patent/AU2002305732B2/en not_active Ceased
- 2002-05-30 RU RU2003137825/04A patent/RU2273641C2/ru not_active IP Right Cessation
- 2002-05-30 MX MXPA03010807A patent/MXPA03010807A/es active IP Right Grant
- 2002-05-30 ES ES02734575T patent/ES2258631T3/es not_active Expired - Lifetime
- 2002-05-30 KR KR1020037015621A patent/KR100626255B1/ko not_active Expired - Fee Related
- 2002-05-30 CA CA002447480A patent/CA2447480A1/en not_active Abandoned
- 2002-05-30 EP EP02734575A patent/EP1392292B1/de not_active Expired - Lifetime
- 2002-05-30 CN CNB02814774XA patent/CN100384417C/zh not_active Expired - Fee Related
- 2002-05-30 DK DK02734575T patent/DK1392292T3/da active
- 2002-05-30 WO PCT/US2002/016861 patent/WO2002098350A2/en not_active Ceased
- 2002-05-30 BR BR0210241-2A patent/BR0210241A/pt not_active IP Right Cessation
- 2002-05-30 JP JP2003501392A patent/JP2004535418A/ja active Pending
- 2002-05-30 PL PL02366636A patent/PL366636A1/xx unknown
- 2002-05-31 AR ARP020102050A patent/AR036044A1/es unknown
- 2002-12-11 US US10/316,600 patent/US6696476B2/en not_active Expired - Lifetime
-
2003
- 2003-11-20 ZA ZA200309034A patent/ZA200309034B/en unknown
- 2003-11-24 US US10/722,042 patent/US6881749B2/en not_active Expired - Lifetime
Also Published As
| Publication number | Publication date |
|---|---|
| CA2447480A1 (en) | 2002-12-12 |
| KR100626255B1 (ko) | 2006-09-21 |
| DE60209486D1 (de) | 2006-04-27 |
| US20030171418A1 (en) | 2003-09-11 |
| RU2273641C2 (ru) | 2006-04-10 |
| ES2258631T3 (es) | 2006-09-01 |
| US6696476B2 (en) | 2004-02-24 |
| RU2003137825A (ru) | 2005-04-20 |
| BR0210241A (pt) | 2004-08-10 |
| KR20040010669A (ko) | 2004-01-31 |
| US20040106609A1 (en) | 2004-06-03 |
| WO2002098350A2 (en) | 2002-12-12 |
| ZA200309034B (en) | 2004-07-16 |
| AR036044A1 (es) | 2004-08-04 |
| DK1392292T3 (da) | 2006-05-29 |
| AU2002305732B2 (en) | 2007-02-01 |
| WO2002098350A3 (en) | 2003-02-27 |
| JP2004535418A (ja) | 2004-11-25 |
| CN1592619A (zh) | 2005-03-09 |
| US6881749B2 (en) | 2005-04-19 |
| EP1392292A2 (de) | 2004-03-03 |
| MXPA03010807A (es) | 2004-11-22 |
| PL366636A1 (en) | 2005-02-07 |
| HK1061212A1 (en) | 2004-09-10 |
| EP1392292B1 (de) | 2006-03-01 |
| EP1392292A4 (de) | 2004-08-11 |
| CN100384417C (zh) | 2008-04-30 |
| ATE318821T1 (de) | 2006-03-15 |
| PT1392292E (pt) | 2006-05-31 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| KR100626255B1 (ko) | 피라노인다졸 및 녹내장의 치료를 위한 그의 용도 | |
| AU2002305732A1 (en) | Pyranoindazoles and their use for the treatment of glaucoma | |
| EP0657426B1 (de) | Tricyclische Pyrrol-Derivate | |
| US6884816B2 (en) | Hydroxy substituted fused naphthyl-azoles and fused indeno-azoles and their use for the treatment of glaucoma | |
| JP2004532887A (ja) | 新規な融合インダゾールおよびインドールおよび緑内障治療へのこれらの使用 | |
| DE60005566T2 (de) | Pyranoindole zur glaukombehandlung | |
| DE60201447T2 (de) | Antidepressive azaheterocyclylmethylderivate von 7,8-dihydro-1,6,9-trioxa-3-azacyclopenta(a)naphthalin | |
| AU2003300915B2 (en) | Novel benzopyran analogs and their use for the treatment of glaucoma | |
| US6989445B2 (en) | Substituted [1,4]oxazino[2,3-g]indazoles for the treatment of glaucoma | |
| AU2002353122B2 (en) | Pyranoindazoles and their use for the treatment of glaucoma | |
| US7425572B2 (en) | Use of dioxindoindazoles and dioxoloindazoles for treating glaucoma | |
| HK1061212B (en) | Pyranoindazoles and their use for the treatment of glaucoma | |
| AU2002305764A1 (en) | Novel fused indazoles and indoles and their use for the treatment of glaucoma |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8339 | Ceased/non-payment of the annual fee |