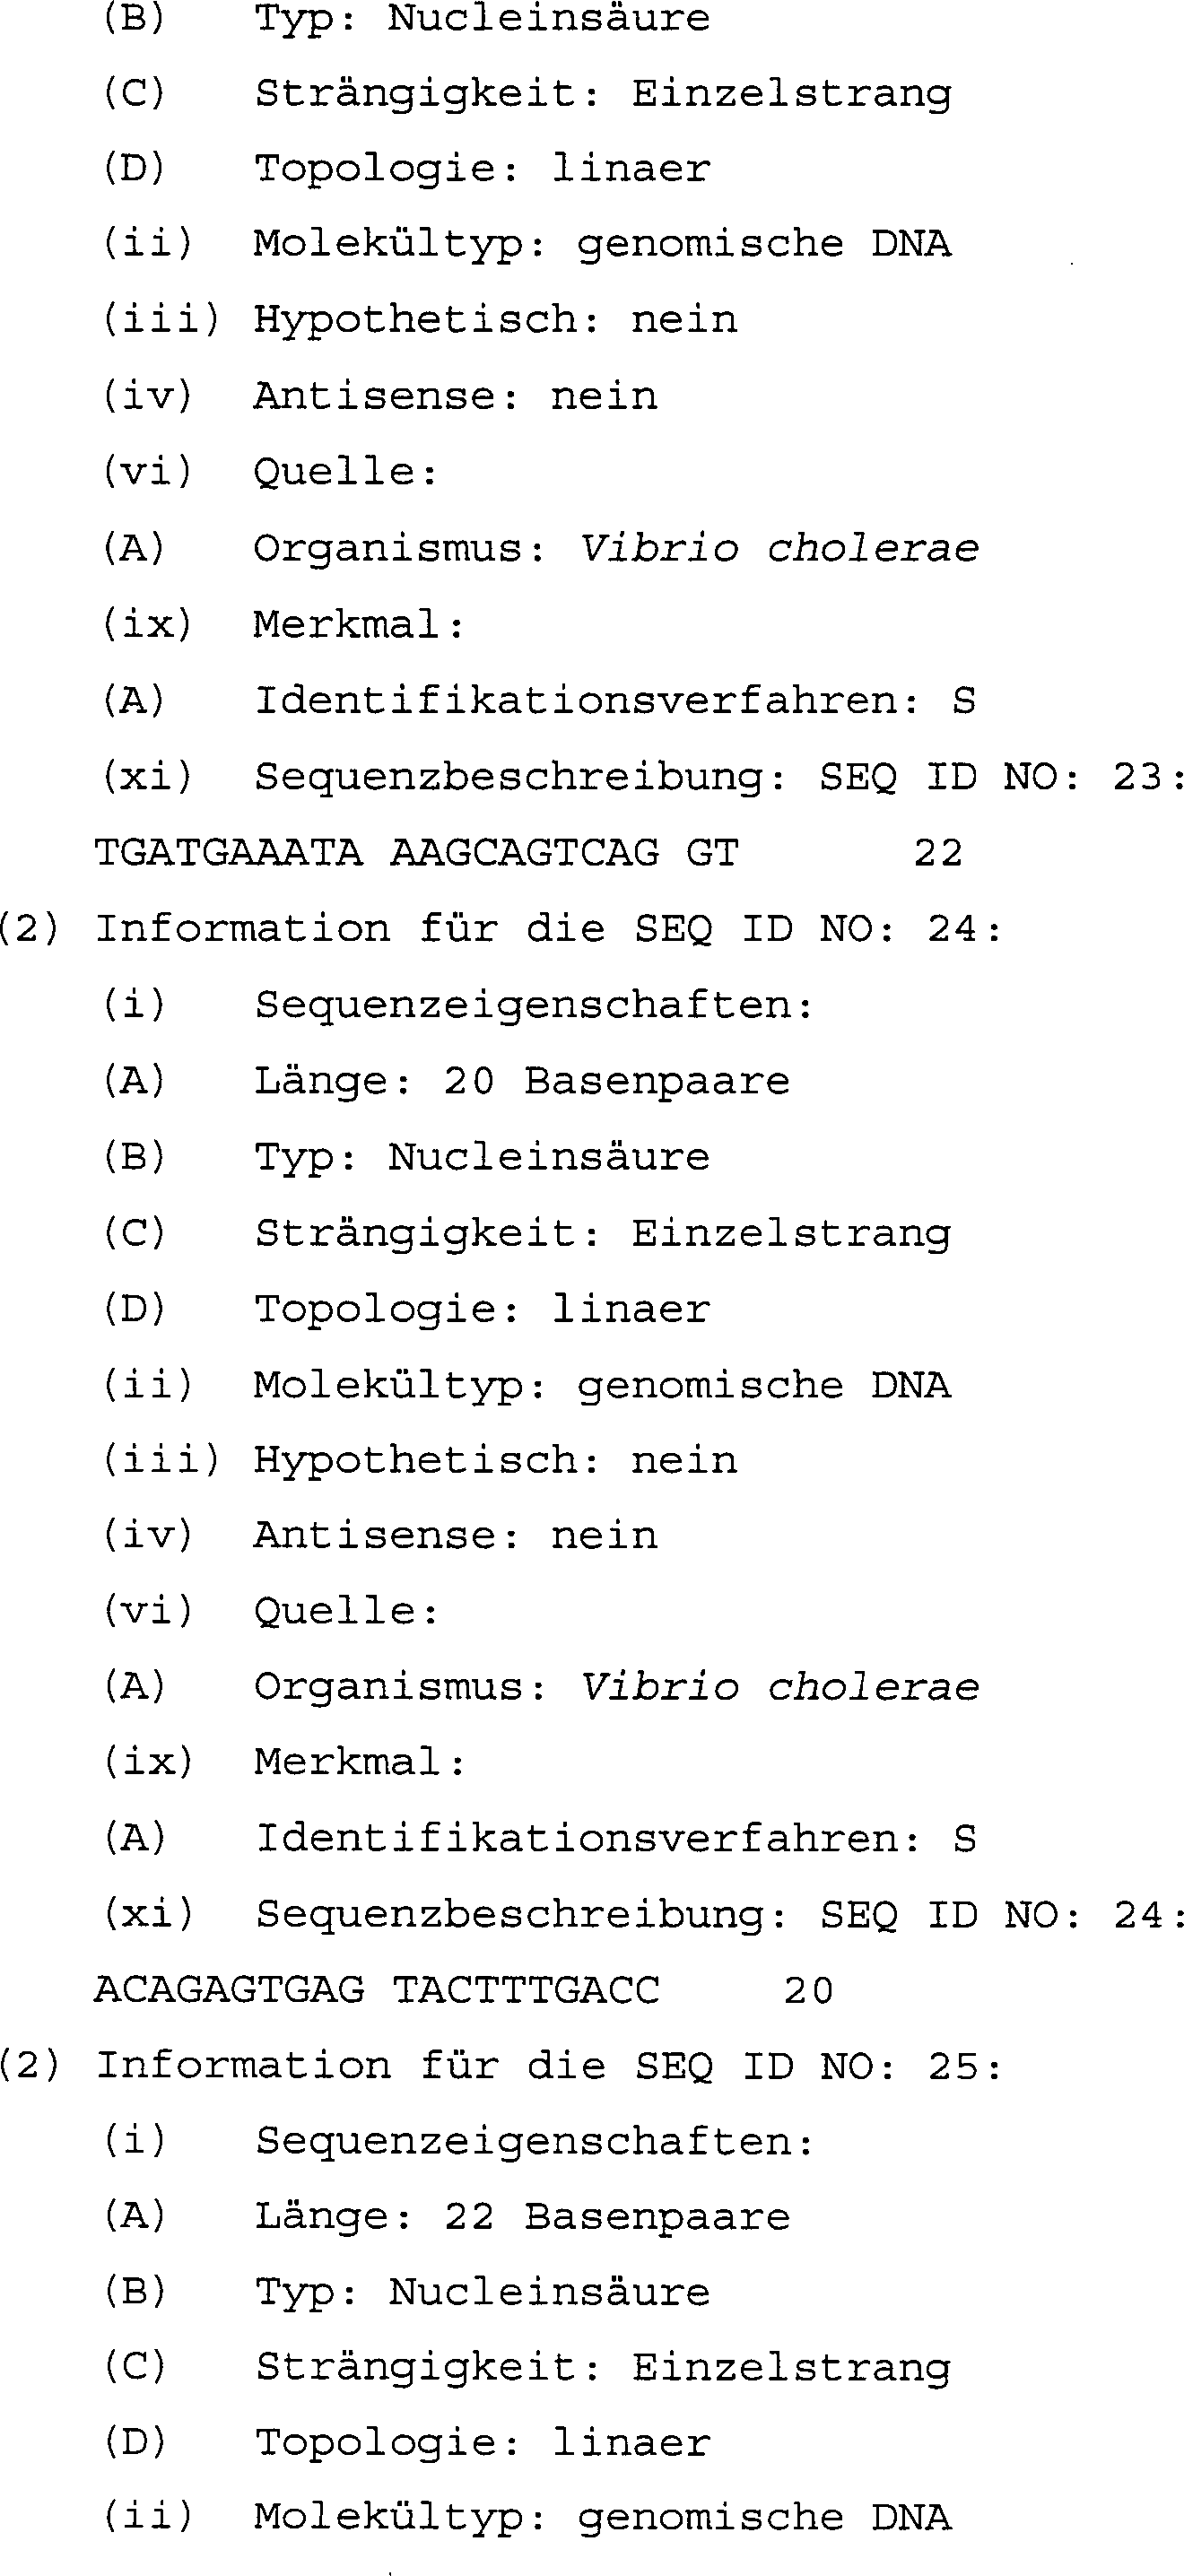
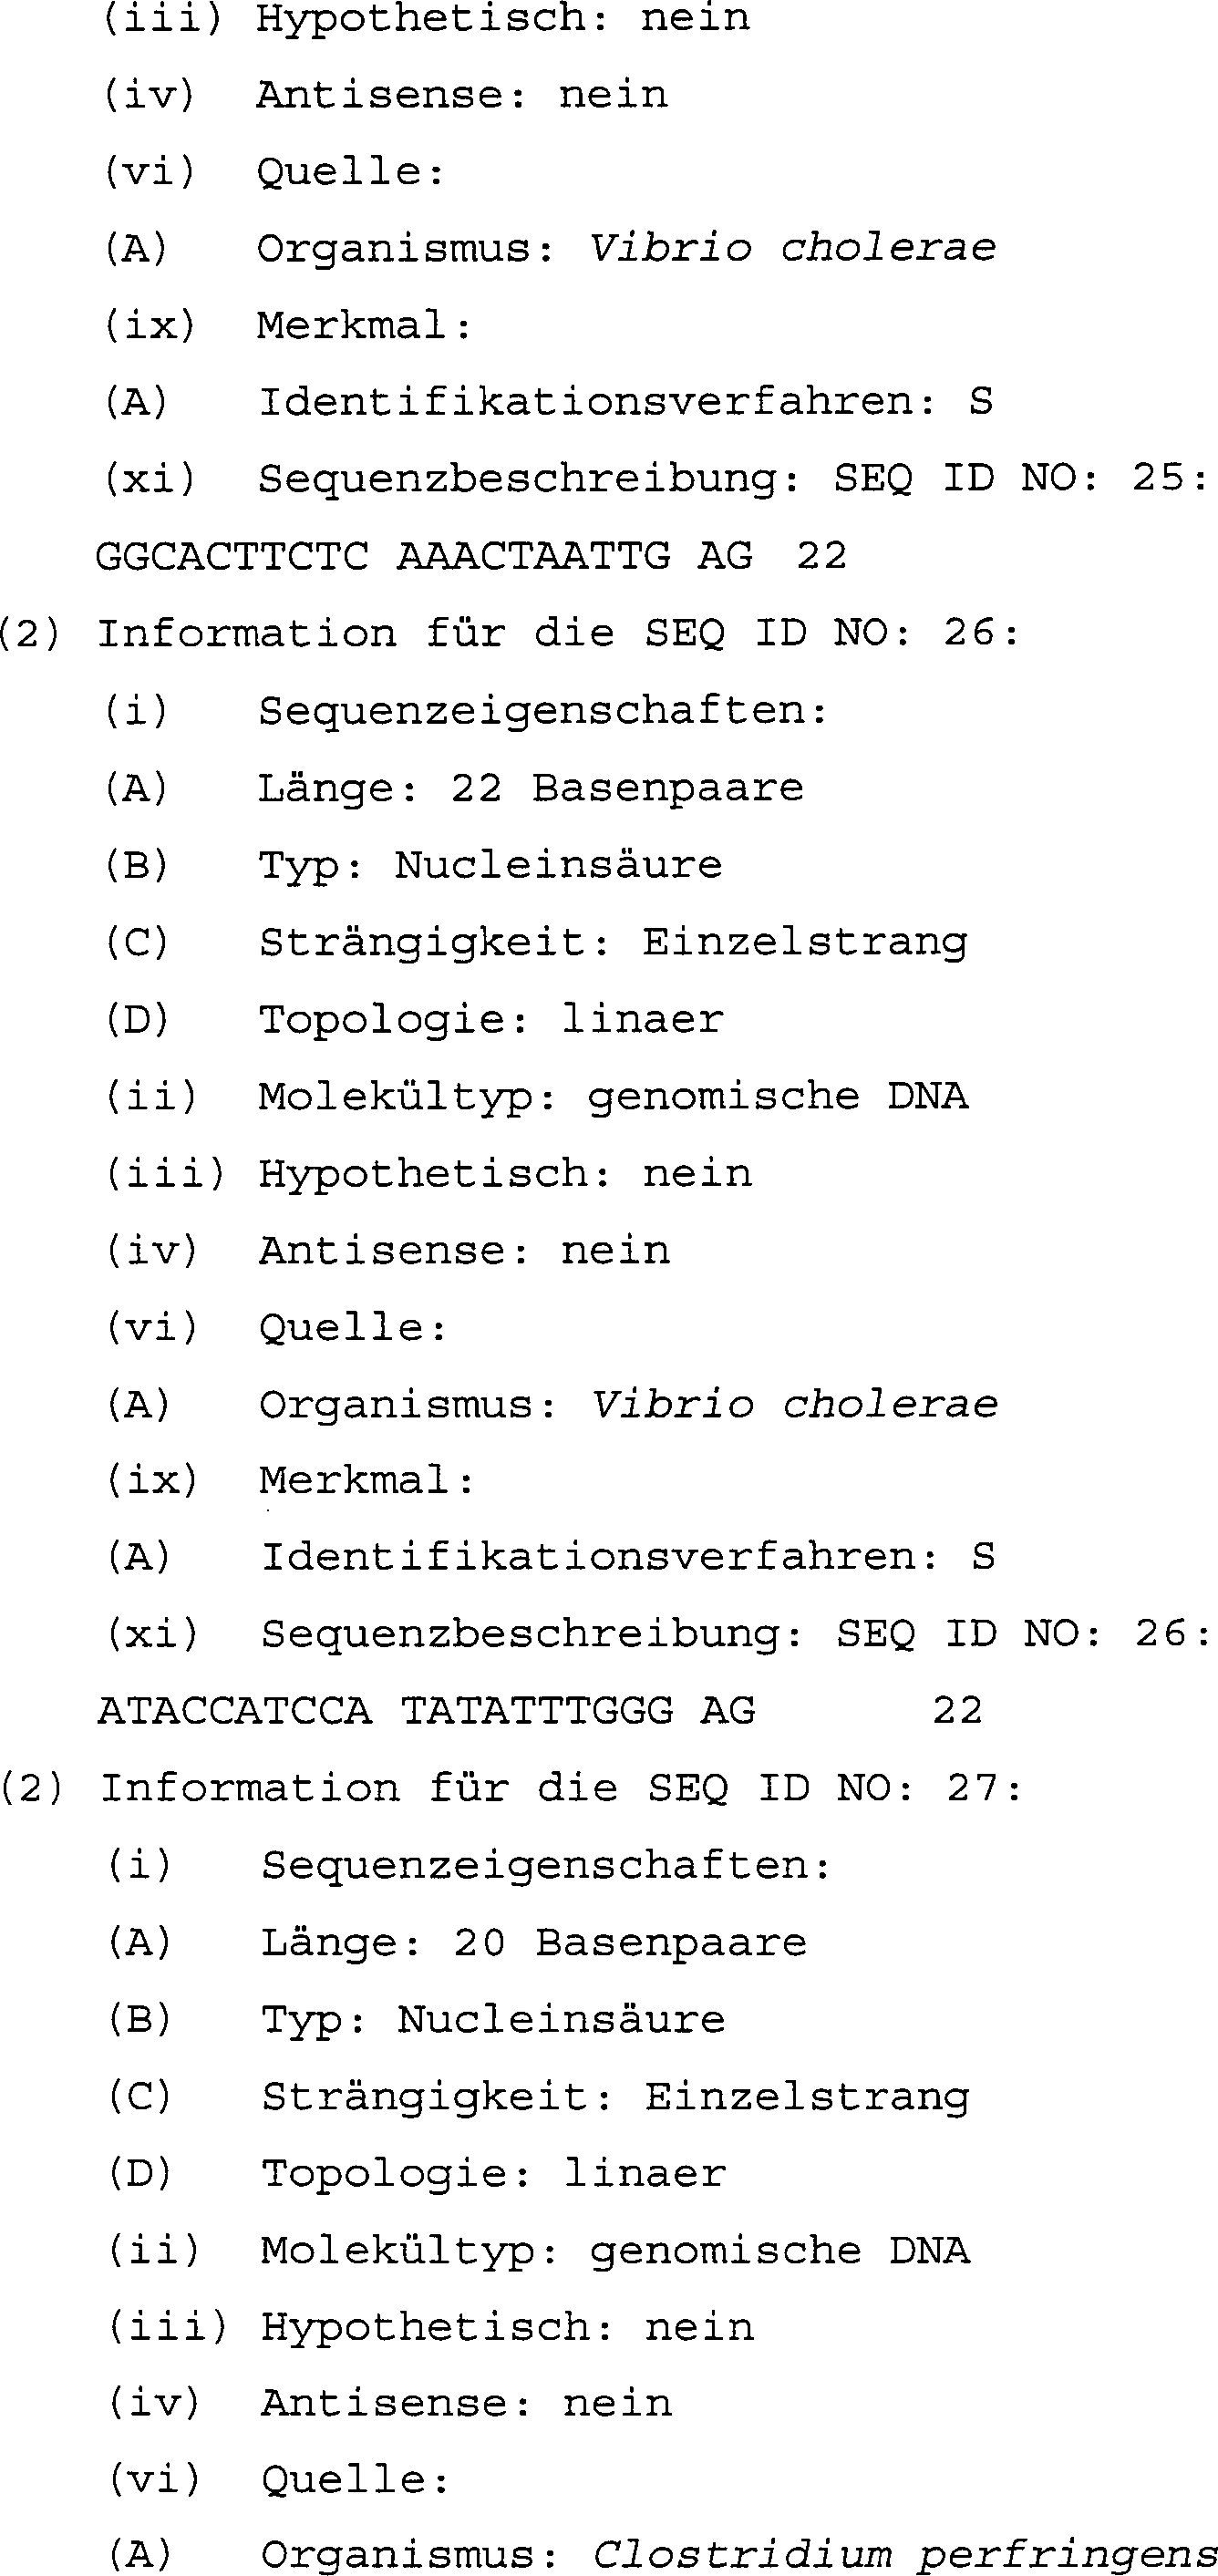
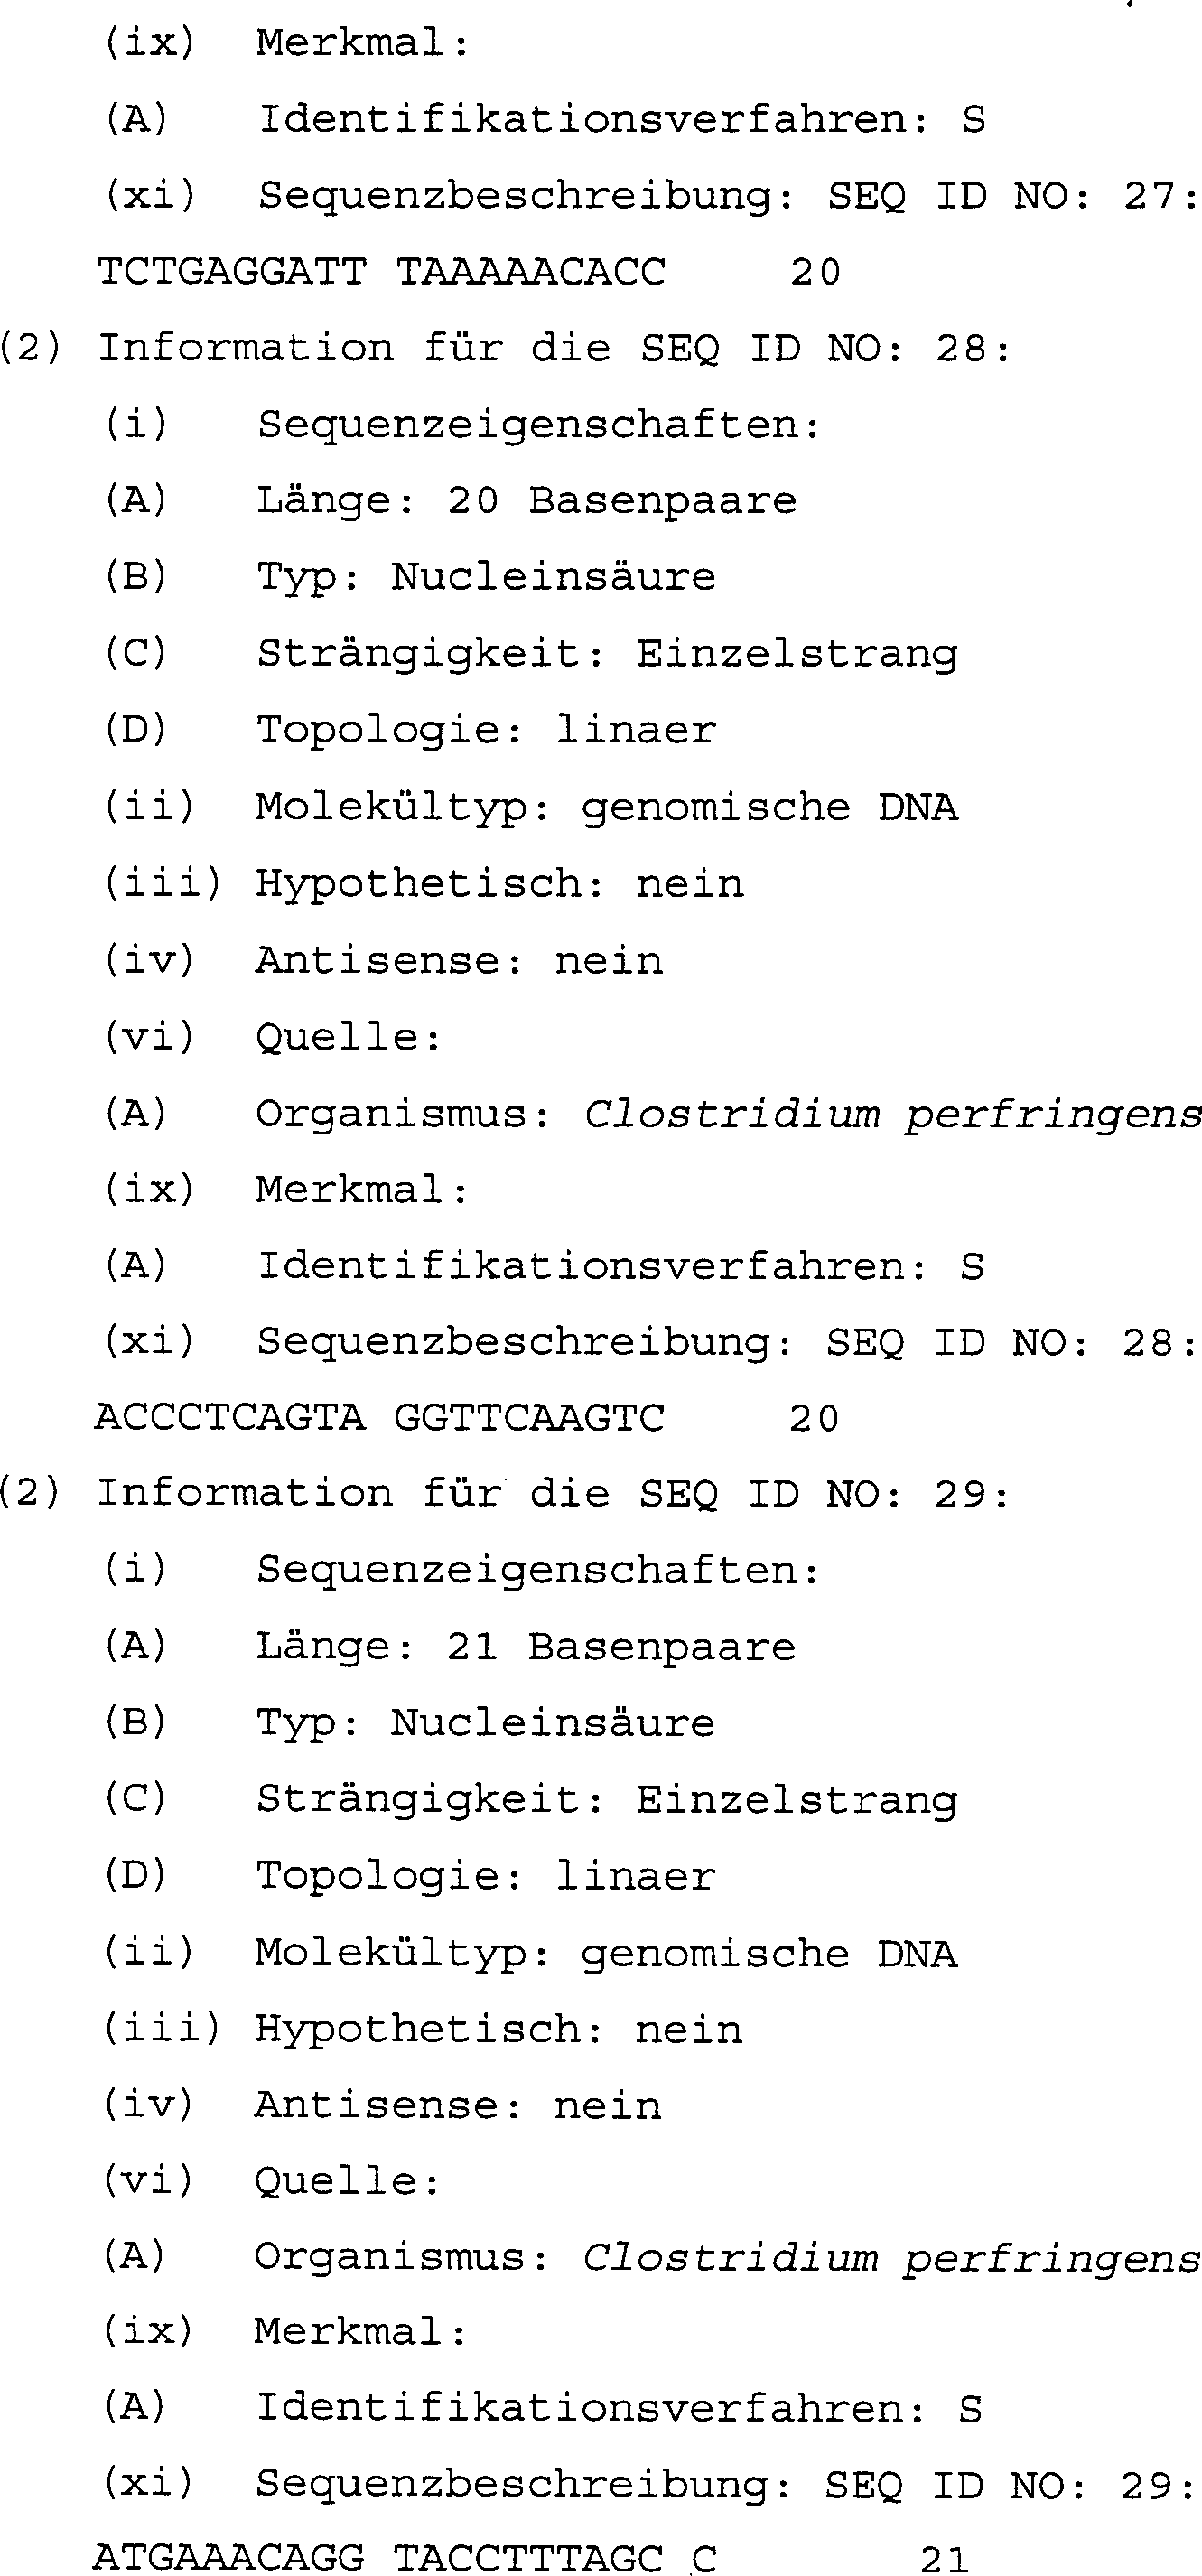
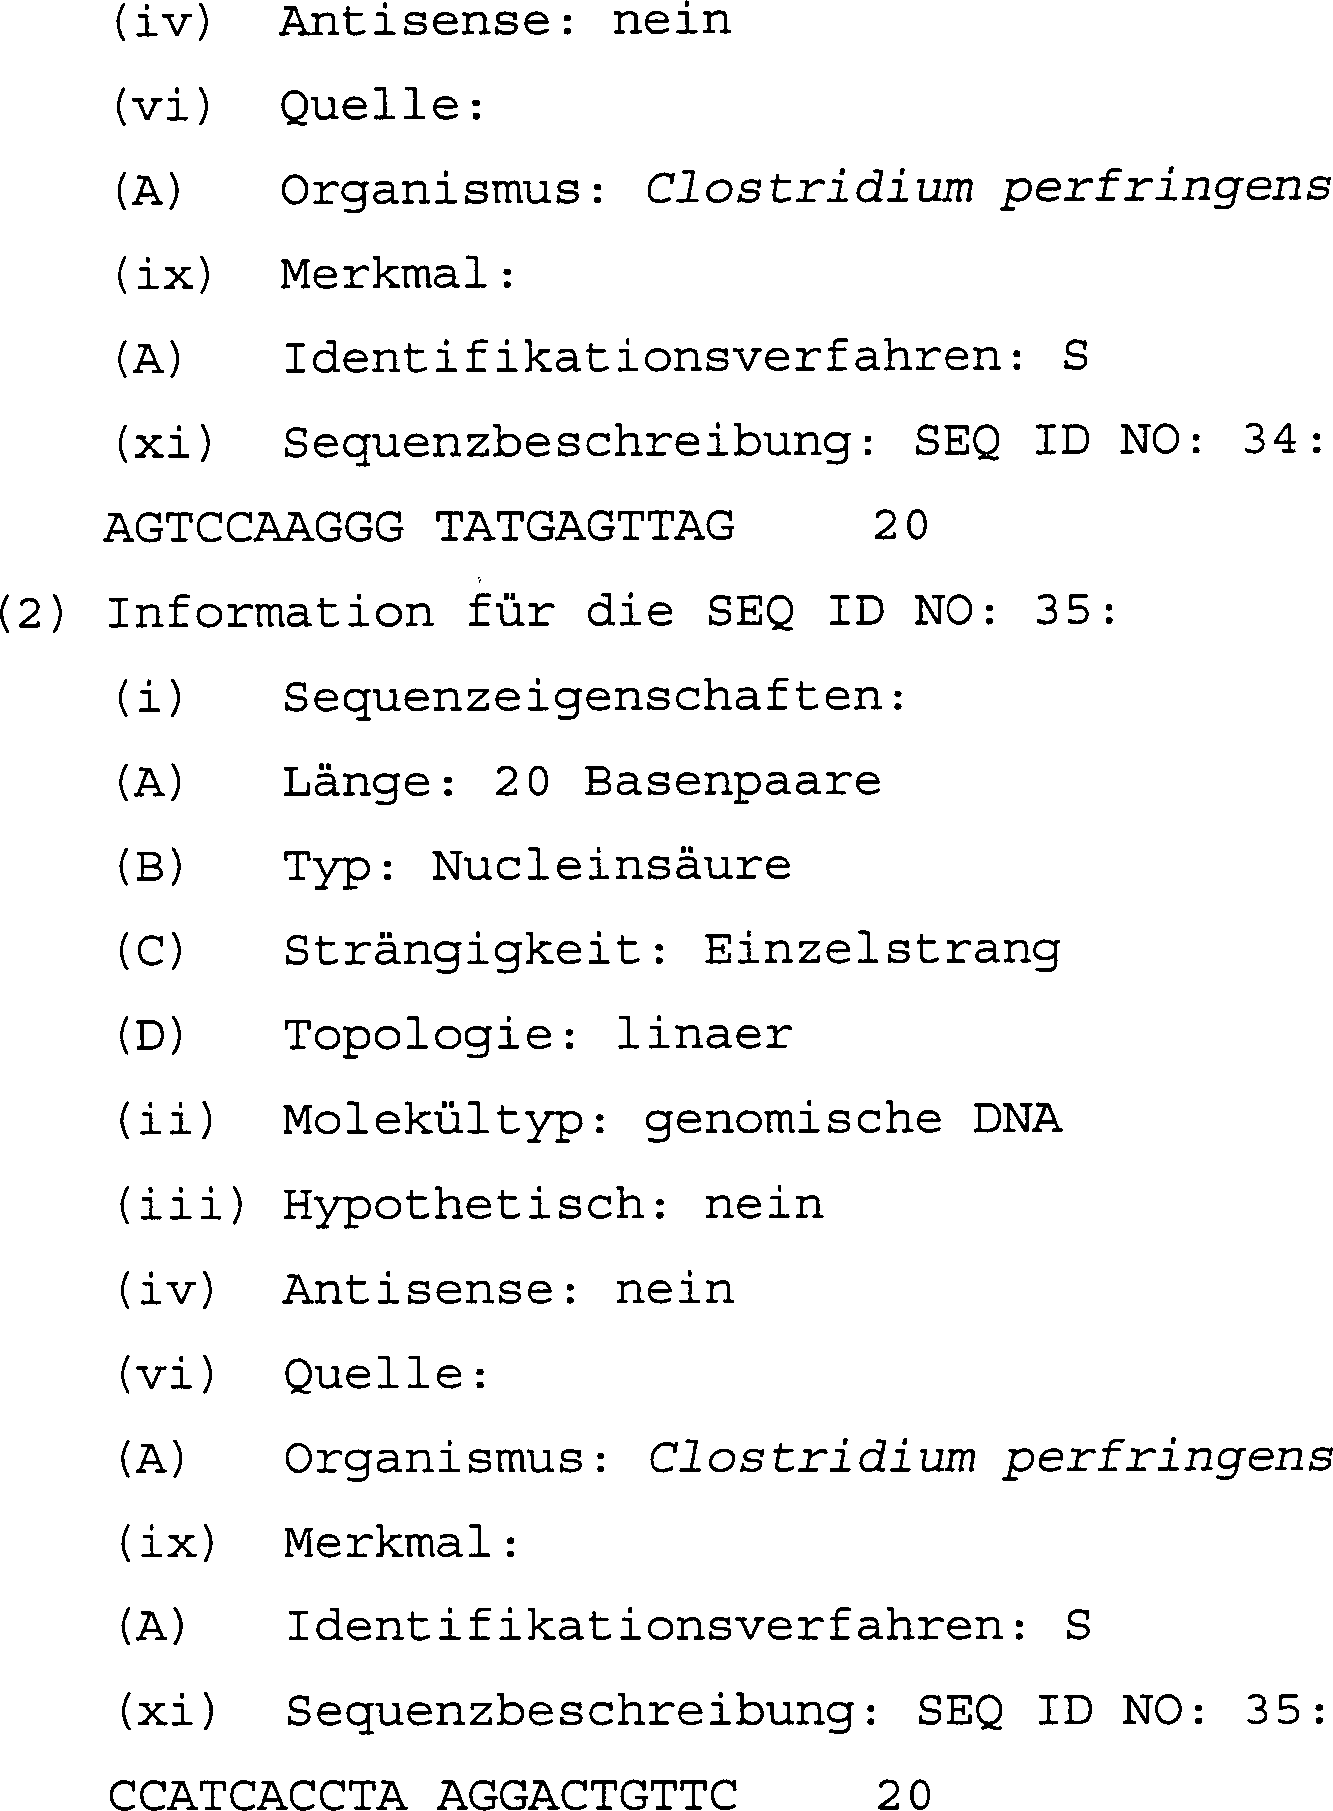
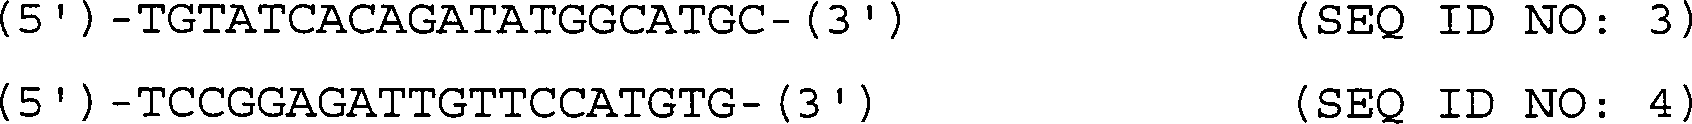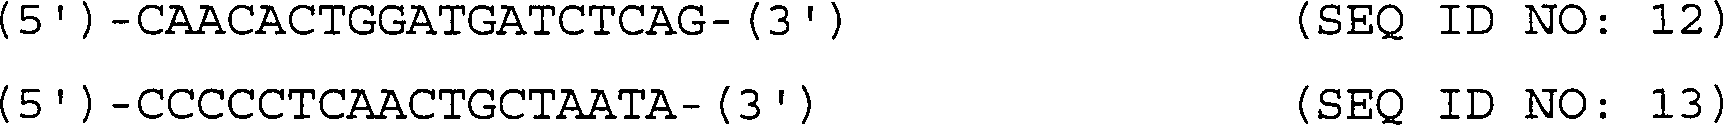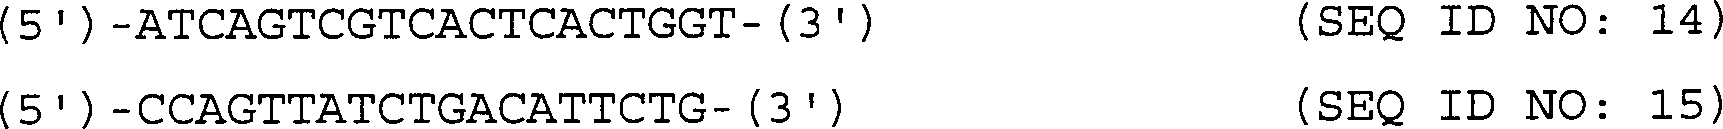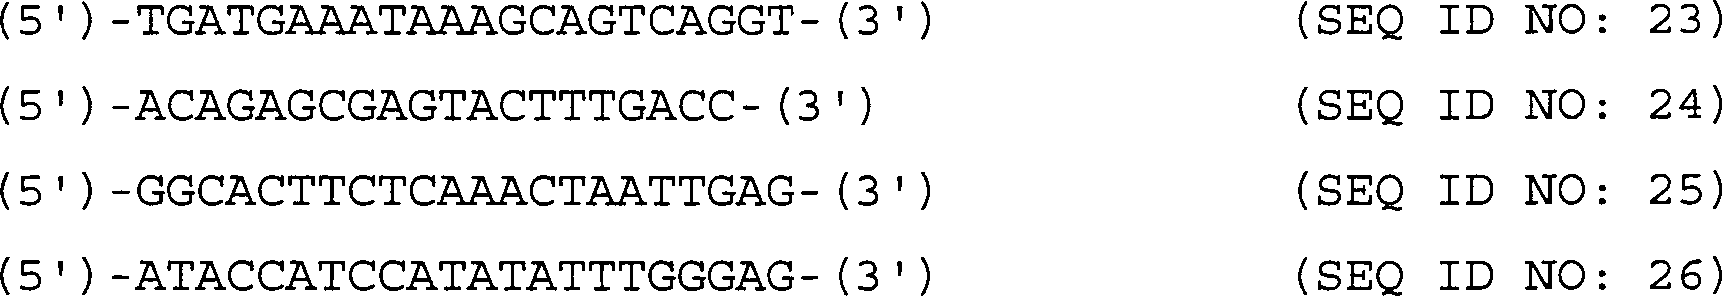-
HINTERGRUND DER ERFINDUNG
-
Bereich der Erfindung
-
Die vorliegende Erfindung betrifft
synthetische Oligonucleotide zum Nachweis von enterohämorrhagischem
Escherichia coli oder verocytotoxin-produzierendem Escherichia coli,
ein Verfahren und einen Kit zum Nachweis dieser bakteriellen Stämme.
-
Stand der
Technik
-
Der Nachweis von pathogenem enterohämorrhagischem
Escherichia coli (im Folgenden einfach als EHEC bezeichnet) oder
verocytotoxin-produzierendem Escherichia coli (im Folgenden einfach
als VTEC bezeichnet) ist eine wichtige Aufgabe in dem Bereich der
Medizin und öffentlichen
Hygiene; dazu werden verschiedene Verfahren verwendet.
-
Konventionell beinhaltet der Nachweis
eines pathogenen bakteriellen Stammes die Isolierung mehrerer pathogener
bakterieller Kolonien und Identifizierung der Bakterienarten durch
serologische oder biochemische Verfahren.
-
Im Fall von Shigella-Arten geschah
dies durch Kultivierung und Isolierung des Zielbakteriums aus Proben
von Ausscheidungen von Patienten, Nahrungsmitteln oder Ähnlichem
unter Verwendung eines Mediums, wie DHL-Agar oder MacConkey's-Agar, und anschließendes Kultivieren
des Bakteriums unter Verwendung eines Mediums, wie TSI-Agar oder
LIM-Agar zum Zweck der Identifizierung.
-
Im Fall von Salmonella-Arten wird
eine Kultivierung durchgeführt
zur Isolierung des Bakteriums aus Proben von Ausscheidungen oder
Erbrochenem von Patienten, Nahrungsmitteln oder Wischproben usw.,
gefolgt von Animpfen von TSI-Agar, SIM-Medium, VP-MR-Medium und Lysin-Decarboxylierungstestmedium
und anschließender Über-Nacht-Kultur
bei 37°C
zur Bestätigung
der Salmonella-Arten; der Serotyp wird unter Verwendung eines kom merziell
erhältlichen
Sets von Antiseren gegen O- und H-Antigene bestimmt.
-
EHEC oder VTEC verursachen bekanntermaßen das
hämolytische
urämische
Syndrom bei Kindern; außerdem
wird bei Nahrungsmittelvergiftungs-Symptomen, typischer hämorrhagischer
Colitis und Stress ein Nachweis dieses Bakteriums in klinischen
Tests durchgeführt.
Im Fall des Nachweises von EHEC oder VTEC handelt es sich bei den
Proben um Patientenausscheidungen, Nahrungsmittel- oder Wasserproben
(Trinkwasser, Flusswasser usw.), die aus der Umwelt des Patienten
gesammelt werden. Beim Nachweis von EHEC (VTEC) in diesen Proben
ist es notwendig, eine Reihe von Verfahren durchzuführen, von
der direkten Isolierung der Kultur, einem primären Bestätigungskultivierungstest und
einem sekundären
Bestätigungskultivierungstest
bis zu einem Agglutinationstest mit einem Antiserum.
-
Im Fall von Staphylococcus aureus
handelt es sich bei den Proben um Erbrochenes oder Ausscheidungen
des Patienten, vom Patienten gegessene Nahrungsmittel, Wischproben
aus der Umgebung des Patienten oder Ähnliches. Vor dem Nachweis
und der Identifizierung von Staphylococcus aureus in diesen Proben ist
es notwendig, eine bakterielle Kultivierung, eine Isolierungskultur
und anschließend
eine reine Kultur und Bestätigungskultur
durchzuführen.
-
Im Fall von Vibrio cholerae handelt
es sich bei den Proben um Ausscheidungen oder Nahrungsmittel des
Patienten oder Wasserproben (Trinkwasser, Flusswasser, Meerwasser
usw.) oder Benthosproben aus der Umgebung des Patienten. Beim Nachweis
und der Identifizierung von Vibrio cholerae in diesen Proben ist
es notwendig, eine Reihe von Verfahren durchzuführen, von der primären Anreichungskultur,
sekundären
Anreicherungskultur und Isolierungskultur bis zu einem Agglutinations-Reaktionstest mit
Anti-V. cholerae-01-Serum und einer Bestätigungskultur.
-
Im Fall von Clostridium perfringens
werden die Proben vorwiegend von Ausscheidungen des Patienten und
Nahrungsmitteln erhalten. Zum Nachweis und zur Identifizierung werden
die Proben einer Anreicherungskultur und einer Isolierungskultur
unter anaeroben Bedingungen unterworfen. Die Tests auf biochemische
Eigenschaften werden mit mehreren Kolonien der Bakterien durchgeführt.
-
Jedes der oben erwähnten Identifizierungsverfahren
dauert gewöhnlich
mehrere Tage und verhindert eine schnelle Diagnose der Infektionskrankheiten.
-
Insbesondere im Fall von Shigella-Arten
dauert jede Kultivierungsstufe 18–24 Stunden, insgesamt also
3–4 Tage;
ein schneller Nachweis ist schwierig. Zu anderen verfügbaren Verfahren
zählen
die umgekehrte passive Latex-Agglutination unter Verwendung eines
spezifischen Antikörpers
gegen das Shiga-Toxin,
das EIA-Verfahren unter Verwendung eines spezifischen Antikörpers gegen
das 140 MDal-Plasmidprodukt, welches mit der Pathogenität von Shigella-Arten
und enteroinvasivem Escherichia coli in Verbindung steht [Kenichiro
Ito et al., Jananese Journal of Bacteriology 41, 414 (1986)], und
das DNA-Sondenverfahren
zum Nachweis des ipaB-Gens, des ipaC-Gens oder des ipsD-Gens (US-Patentanmeldung
Nr. 888194). Diese Testverfahren erfordern jedoch komplizierte beschwerliche
Verfahren bei der Herstellung von Reagenzien und Proben und viel
Zeit.
-
Im Fall von Salmonella-Arten werden
2–3 Tage
für die
bakterielle Isolierung und Identifizierung des Bakteriums aus den
Proben benötigt.
Zudem sind Salmonella-Tests schwierig in gewöhnlichen Laboratorien durchzuführen, da
100 Antiseren und viel Erfahrung notwendig sind, um eine vollständige Serum-Typisierung der Salmonella-Arten
zu erreichen, was eine große
Anzahl von Serumtypen erfordert. Ebenso dauert jede Kultivierungsstufe
und jeder Serotypisierungstest 3–4 Tage; die Geschwindigkeit
ist gering. Zudem sind die Bestätigungskultur und
die Serotypisierung kostenaufwendig und erfordern beschwerliche
Arbeitsschritte.
-
Im Fall von EHEC (VTEC) dauert jede
Kultivierungsstufe 18– 24
Stunden, insgesamt also 3–4
Tage. Der derzeit vorliegende Serotyp von EHEC (CTEC) ist 0157:H7;
es ist jedoch kein diagnostisches Antiserum kommerziell erhältlich zur
Identifizierung dieses Serotyps, so dass das diagnostische Antiserum
durch den Forschenden hergestellt werden muss. Außerdem ist
es oftmals schwierig, das ursächliche
Bakterium allein auf der Grundlage der Serumtypisierung in EHEC
(VTEC) zu identifizieren, da der Serumtyp und die Pathogenität nicht
immer übereinstimmen.
Deshalb fehlt es dem konventionellen Testverfahren für EHEC (VTEC)
an Schnelligkeit und Einfachheit, und es ist nicht für die praktische
Anwendung geeignet.
-
Im Fall von Staphylococcus aureus
dauert jede Kultivierugnsstufe 18–24 Stunden, insgesamt sind
das 4 Tage, wenn sie mit der für
die nachfolgenden Tests erforderlichen Zeit zusammengenommen werden.
Außerdem
sollten bei dem biochemischen Kultivierungstest zur Identifizierung
verschiedene Eigenschaften, wie aerobes Wachstum, VP-Reaktivität, Nitratreduktion,
Tween-80-Hydrolisierbarkeit, Hyaluronidase-Aktivität und Zuckerzersetzung,
untersucht werden; dieses Verfahren ist jedoch beschwerlich, ermüdend und
teuer. Das zuverlässigste
Verfahren zur Identifizierung des ursächlichen Bakteriums bei Nahrungsmittelvergiftung
und Diarrhöe
ist, den isolierten Stamm auf Exotoxin (toxisches-Schock-Syndrom-Toxin-1,
im Folgenden einfach als TSST-1 bezeichnet)-Produktion zu testen.
Jedoch werden, auch wenn ein kommerziell erhältlicher bequemer Reagenzkit
verwendet wird, 18–20
Stunden benötigt,
um die Ergebnisse zu erhalten; die Geschwindigkeit ist gering.
-
Im Fall von Vibrio cholerae dauert
jede Kultivierungsstufe 18–24
Stunden, insgesamt sind das etwa 4 Tage. Bei dem biochemischen Test
betreffend die Bestätigungskultur
sollten ver schiedene Eigenschaften, wie Oxidasetest-Positivität, Indoltest-Positivität, Motilität und Lysindecarboxylierungstest-Positivität, untersucht werden.
Diese Tests sind aufwendig, ermüdend
und kostenaufwendig und die erhaltenen Ergebnisse sind in einigen
Fällen
schwer zu bewerten. Zudem ist es im Fall von Vibrio cholerae wesentlich,
den isolierten Stamm auf Enterotoxin (Choleratoxin; CT)-Produktion
zu testen, um ein administratives Maß zur Pestkontrolle zu erhalten.
Jedoch werden, auch wenn ein kommerziell erhältlicher bequemer Reagenzkit
verwendet wird, 18–20 Stunden
benötigt,
um die Ergebnisse zu erhalten; die Geschwindigkeit und die praktische
Anwendbarkeit sind gering.
-
Im Fall des Welchs's-Bazillus (Clostridium
perfringens) erfordert der Nachweis eine beträchtlich lange Zeit: jede Kultivierungsstufe
dauert 18–48
Stunden, insgesamt 5–6
Tage. Außerdem
ist es, da Clostridium perfringens-Stämme in der Natur weit verbreitet
sind, nicht ausreichend, lediglich den bakteriellen Stamm in der Probe
nachzuweisen, um den Stamm als ursächliches Agens für die Nahrungsmittelsvergiftung
zu bestimmen. Es sind weitere Tests erforderlich, einschließlich des
Nachweises von Enterotoxin im Stuhl des Patienten, eine Untersuchung
der isolierten Stämme
auf Enterotoxin-Produktion, Sertotyp-Bestimmung und Bestimmung der Bakterienzahl
bei dem verdächtigen
Nahrungsmittel. Diese Verfahren benötigen viel Zeit und Arbeit;
es fehlen ihnen Schnelligkeit und Einfachheit.
-
In den vergangenen Jahren wurden
der DNA-Nachweis durch Sonden oder die DNA-Hybridisierung unter
Verwendung von Oligonucleotiden versucht. Jedoch ist, wenn die Hybridisierung
auf einer Membran oder einem anderen Träger unter Verwendung einer
markierten Oligonucleotid-Sonde und anschließende Detektion der Sonde durchgeführt wird,
die Sensitivität
der Assays abhängig
von der Anzahl von für
den Nachweis verfügbaren
Orga nismen. Aus diesem Grund ist es schwierig, eine hohe Nachweisempfindlichkeit
und Selektivität in
diesem Test zu erreichen, ohne die oben beschriebene Vorbehandlung
der Trennungskultur.
-
"Journal
of Clinical Microbiology",
Vol. 28, Nr. 1, Jan. 1990, Seiten 540–545, beschreibt den schnellen und
spezifischen Nachweis von Verotoxin-Genen in E. coli durch die Polymerase-Kettenrekation
unter Verwendung bestimmter verotoxinspezifischer Oligonucleotid-Primer
(siehe Seite 540, Tabelle 2 und "Ergebnisse").
-
EP
0 409 159 beschreibt ein Verfahren zum Nachweis von enteropathogenen
Bakterien unter Verwendung des PCR-Verfahrens zur Amplifikation
einzelner Zielbereiche, die für
ein bestimmtes Bakterium spezifisch sind; solche Verfahren werden
für den
Nachweis von Escherichia coli, Salmonella sp., Staphylocossus aureos
und Clostridium perfringens unter anderen Stämmen beschrieben.
-
"Journal
of Clinical Microbiology",
Vol. 29, Nr. 9, Sept. 1991, Seiten 1910–1914, zeigt die Identifizierung/Detektion
von Shiga-Toxin und shiga-artigem Toxin Typ-1 produzierendem Shigella
dysenteriae Typ 1 und E. coli unter Verwendung der Polymerase-Kettenreaktion
(siehe Zusammenfassung, Material-und
Methodenteil der Veröffentlichung).
-
Aus dem Abstract von
JP 4297489 , Database WPI/Derwent ist
der Nachweis von verotoxin-produzierendem E. coli durch Polymerase-Kettenreaktionstechnik
bekannt, wobei Primer verwendet werden, die spezifisch nur eines
der VT1-, VT2-, VT2vp- und VT2vh-Gene zum Nachweis des Verotoxin-Gens
detektieren; durch dieses Verfahren kann der Typ des verotoxin-produzierenden
E. coli bestimmt werden.
-
Der Abstract von
JP 4297488 , Database WPI/Derwent beschreibt
den Nachweis von verotoxin-produzierendem E. coli durch Polymerase-Kettenreaktionstechniken
unter Verwendung von Primern, welche eine hohe Homologie mit VT1-,
VT2-, VT2vp-, VT2vha- und VT2vhb-Genen aufweisen, zum Nachweis des
Verotoxin-Gens. Durch dieses Verfahren kann der verotoxinproduzierende
E. coli schnell nachwiesen werden.
-
ZUSAMMENFASSUNG DER ERFINDUNG
-
Es ist Aufgabe der vorliegenden Erfindung,
synthetische Oligonucleotide zur Verfügung zu stellen, die als Primer
für PCR
verwendet werden, um bestimmte Bereiche der Gene, die spezifisch
für die
obigen verschiedenen pathogenen Mikroorganismen sind, zu amplifizieren.
-
Es ist eine weitere Aufgabe der vorliegenden
Erfindung, ein einfaches, schnelles und hoch sensitives Verfahren
zum Nachweis von EHEC oder VTEC zur Quarantänekontrolle, klinischen Laboruntersuchung
und Nahrungsmittelkontrolle zur Verfügung zu stellen, wobei ein
Bereich eines Gens, welches spezifisch für einen nachzuweisenden bakteriellen
Stamm ist, durch die PCR-Technik
unter Verwendung synthetischer Oligonucleotid-Primer amplifiziert
wird.
-
Es ist eine weitere Aufgabe der vorliegenden
Erfindung, einen Kit zum Nachweis der obigen verschiedenen bakteriellen
Stämme
zur Verfügung
zu stellen, welcher wenigstens ein Primerpaar, eine thermostabile DNA-Polymerase
und dNTP-Lösungen
enthält.
-
Das wesentliche der vorliegenden
Erfindung betrifft:
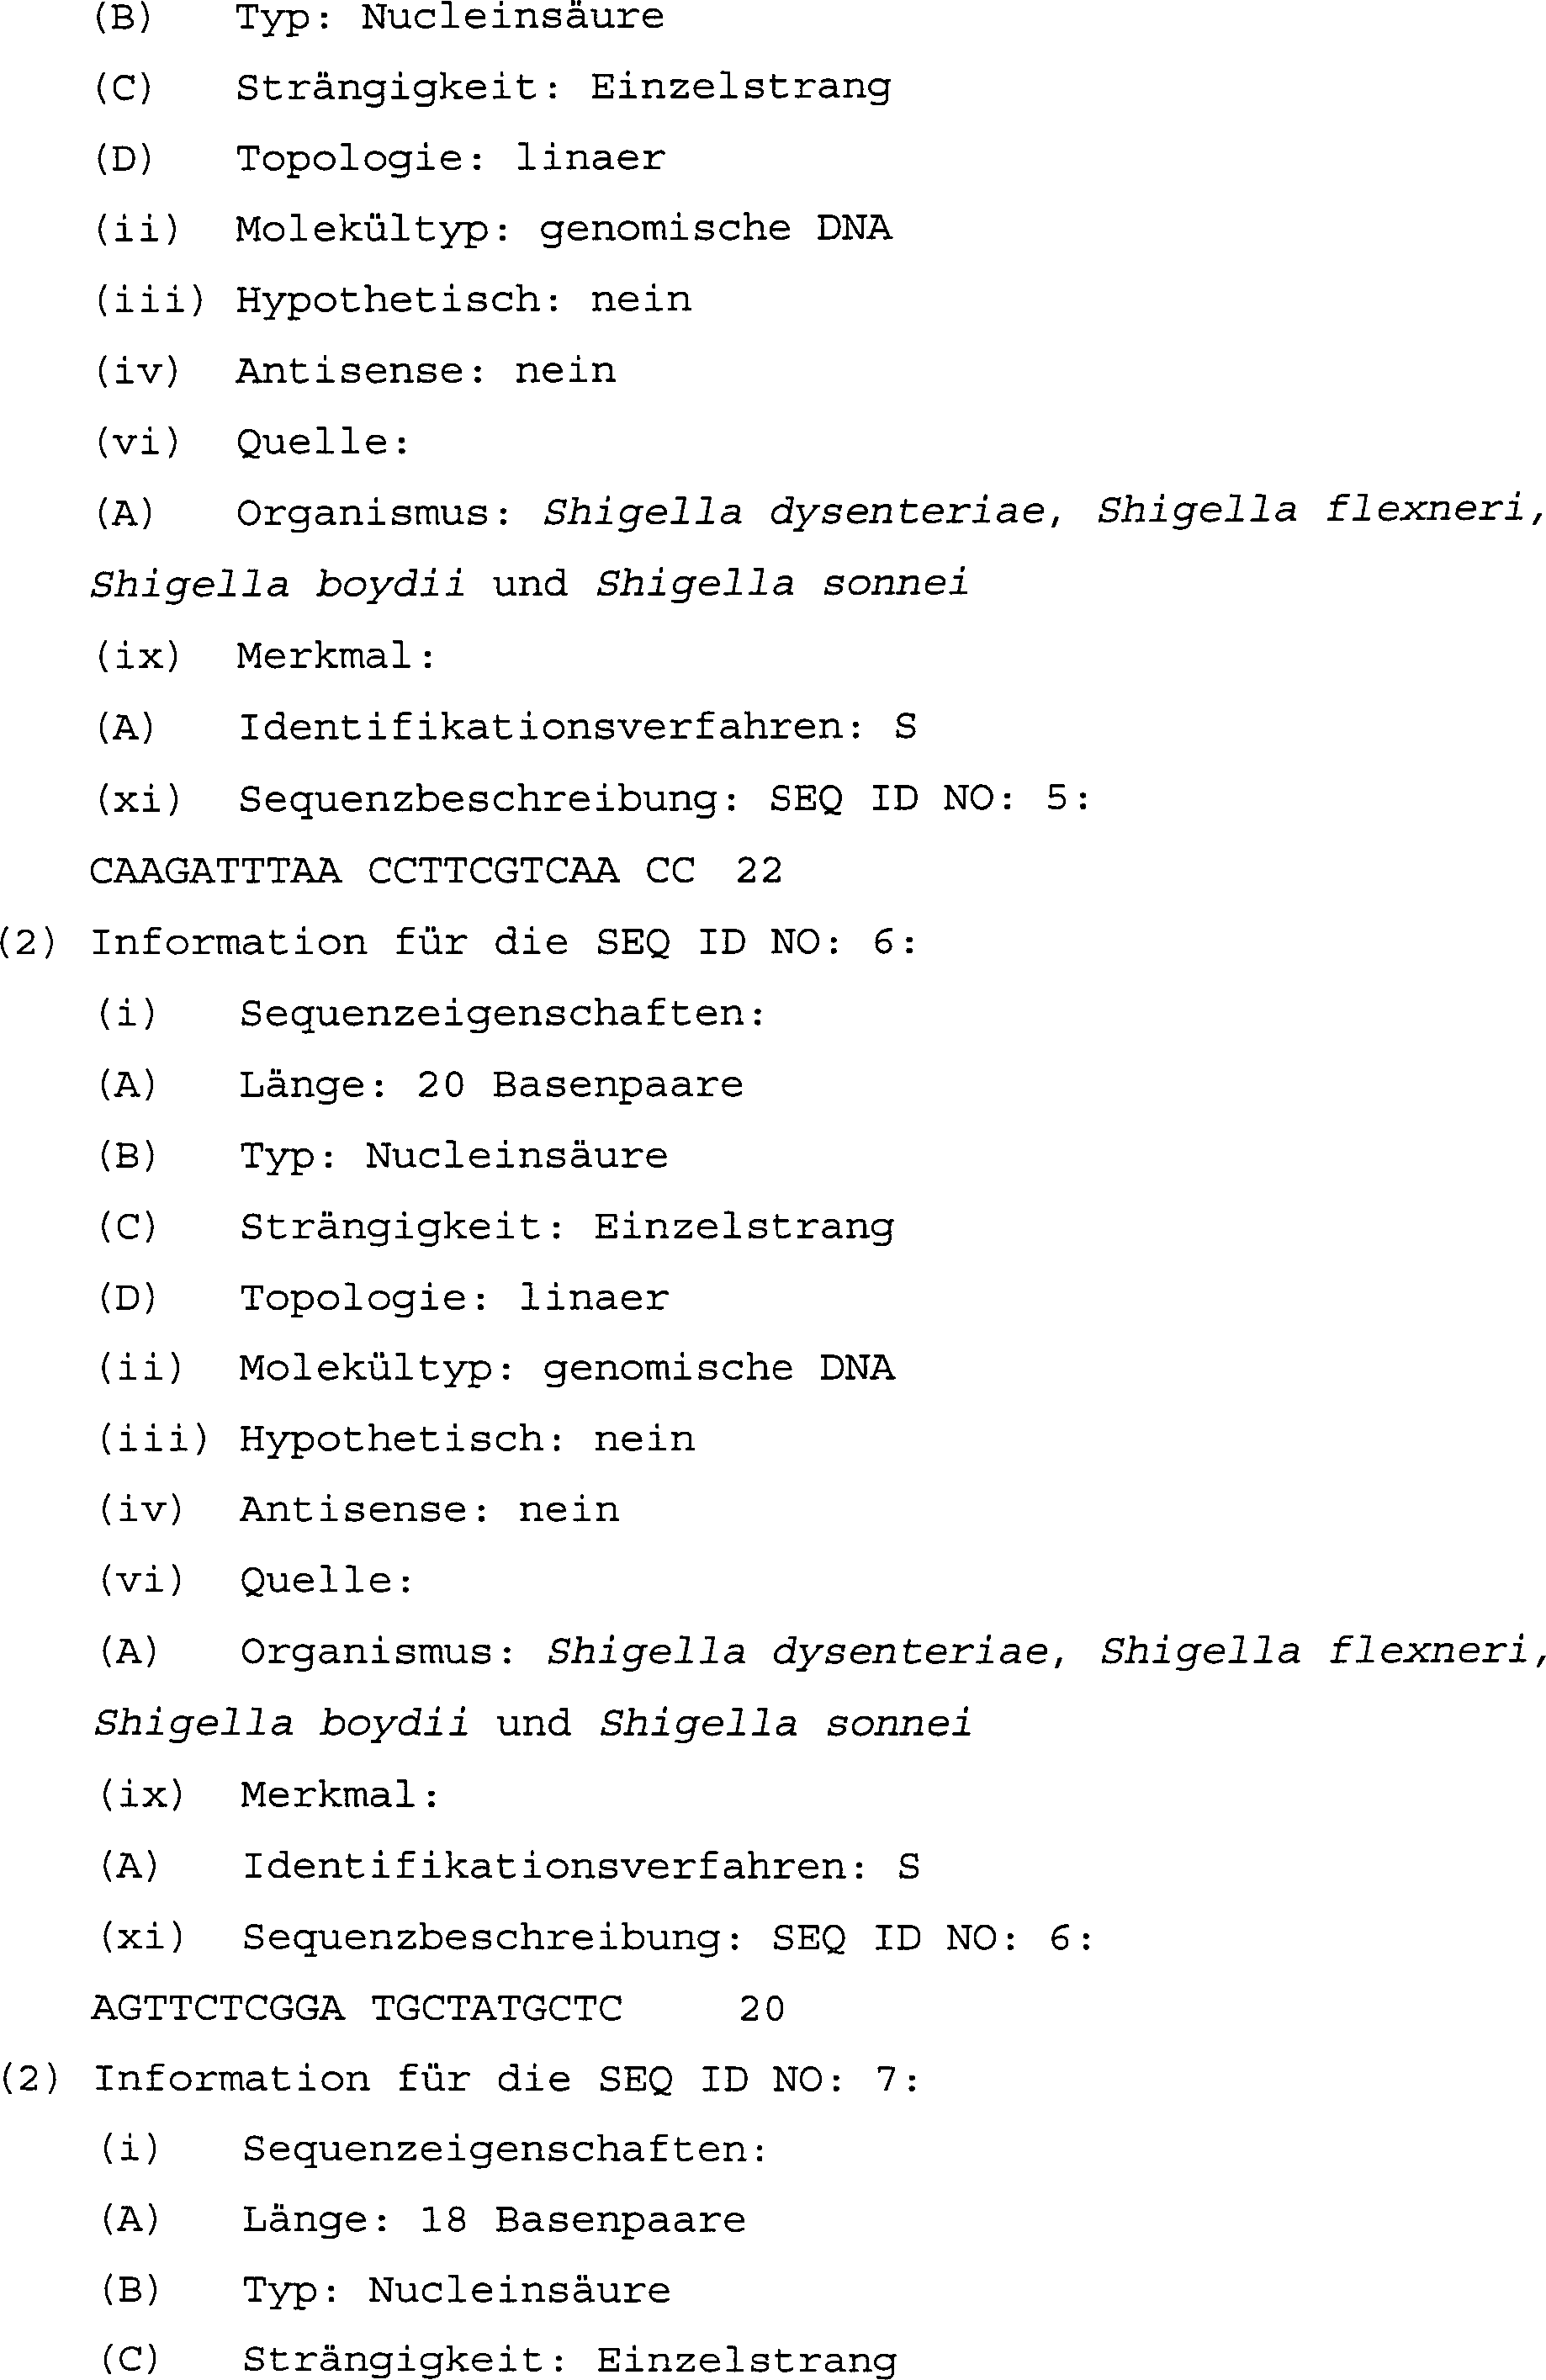
- 1) ein synthetisches Oligonucleotid
von 10 bis 30 Basen gemäß den Ansprüchen 1 und
2;
- 2) ein Verfahren zum Nachweis eines bakteriellen Stammes gemäß den Ansprüchen 3 und
5;
- 3) einen Kit zum Nachweis eines bakteriellen Stammes gemäß Anspruch
4, bestehend aus den Oligonucleotiden von 1) und 2), einer thermostabilen
DNA-Polymerase und dNTP-Lösungen.
-
Die vorliegende Erfindung stellt
ein hoch selektives und hoch sensitives Verfahren zum schnellen Nachweis
von EHEC, welche das ipaH-Gen und das invE-Gen aufweisen, EHEC,
welche das VT1-Gen und das VT2-Gen aufweisen, zur Verfügung.
-
KURZE BESCHREIBUNG DER
ZEICHNUNGEN
-
Die vorliegende Erfindung wird anhand
der folgenden detaillierten Beschreibung und der angefügten Zeichnungen,
welche lediglich der Veranschaulichung dienen und die vorliegende
Erfindung nicht einschränken,
verständlicher.
-
1 ist
das Elektrophorese-Muster der amplifizierten DNA-Fragmente auf einem
Agarosegel zur Bewertung der Empfindlichkeit des Nachweisverfahrens
der vorliegenden Erfindung für
das TSST-1-Gen von Staphylococcus aureus, wobei die Zahlen 1 bis
9 die Anzahl der in der Polymerase-Kettenreaktion (im Folgenden einfach
als PCR bezeichnet) verwendeten Kopien bezeichnet: 1 bezeichnet
107 Kopien, 2 bezeichnet 106 Kopien,
3 bezeichnet 105 Kopien, 4 bezeichnet 104 Kopien, 5 bezeichnet 103 Kopien,
6 bezeichnet 102 Kopien, 7 bezeichnet 10
Kopien, 8 bezeichnet 1 Kopie und 9 bezeichnet keine DNA.
-
2 ist
das Muster der Agarosegel-Elektrophorese von Nucleotidfragmenten,
die durch PCR amplifiziert wurden, um die Spezifität des Nachweisverfahrens
der vorliegenden Erfindung für
das ctx-Gen von Vibrio cholerae zu bestimmen, wobei M den Molekulargewichtsmarker
angibt, und die Spuren 1–13
die Template-DNA-Lösungen
bezeichnen, welche den Hitzeextrakt folgender Stämme enthalten:
Spuren
1 bis 3: Vibrio cholerae (El Tor – Ogawa-Typ, der ctx-Gen positive Stamm)
Spuren
4 bis 6: Vibrio cholerae (El Tor – Inaba-Typ, der ctx-Gen positive Stamm
)
Spur 7: Vibrio cholerae (klassischer Ogawa-Typ, der ctx-Gen
positive Stamm
Spur 8: Vibrio cholerae (klassischer Inaba-Typ,
der ctx-Gen positive Stamm
Spur 9 bis 10: Vibrio cholerae (non-O1,
der ctx-Gen positive Stamm
Spur 11: Vibrio cholerae (El Tor – Ogama
Typ, der ctx-Gen negative Stamm
Spur 12: Vibrio cholerae (El
Tor – Inaba-Typ,
der ctx-Gen negative Stamm
Spur 13: Enterotoxigenes Escherichia
coli (thermolabiler Enterotoxingen positiver Stamm).
-
3 ist
das elektrophoretische Muster der Agarosegel-Elektrophorese für die durch PCR amplifizierten
Nucleotidfragmente, zum Nachweis des Enterotoxingens von Clostridium
perfringens, wobei der obere Bereich die Ergebnisse zeigt, die mit
Oligonucleotid SEQ ID NO: 28 + Oligonucleotid SEQ ID NO: 33 erhalten wurden,
der untere Bereich die Ergebnisse zeigt, die mit Oligonucleotid
SEQ ID NO: 29 + Oligonucleotid SEQ ID NO: 33 erhalten wurden, wobei
M den Molekulargewichtsmarker bezeichnet und die Spuren 1–13 die
Template-DNAs bezeichnen, die aus den Hitzeextrakten folgender Stämme erhalten
wurden: Spur 1, ATCC 12925; Spur 2, ATCC 12924; Spur 3, ATCC 12922;
Spur 4, ATCC 12920, Spur 5, ATCC 12916, Spur 6, ATCC 12915; Spur
7, ATCC 12918; Spur 8, ATCC 12919; Spur 9, ATCC 12921; Spur 10 ,
JCM 1296; Spur 11, JCM 1416; Spur 12, JCM 1382; Spur 13, negative
Kontrolle.
-
4 zeigt
die Ergebnisse eines Southern-Blot-Hybridisierungstests zur Bestätigung,
dass die Nucleotidsequenz der mit den Primern der vorliegenden Erfindung
amplifizierten DNA ein Teil der Enterotoxingensequenz von Clostridium
perfringens ist, wobei der obere Bereich die Ergebnisse zeigt, die
mit Oligonucleotid SEQ ID NO: 28 + Oligonucleotid SEQ ID NO: 33
erhalten wurden, und der untere Bereich die Ergebnisse zeigt, die
mit Oligonucleotid SEQ ID NO: 29 + Oligonucleotid SEQ ID NO: 33
erhalten wurden, wobei M den Molekulargewichtsmarker angibt und
die Spuren 1–13
die Template-DNA-Lösungen
angeben, die aus den Hitzeextrakten folgender Stämme erhalten wurden: Spur 1,
ATCC 12925; Spur 2, ATCC 12924; Spur 3, ATCC 12922; Spur 4, ATCC
12920; Spur 5, ATCC 12916; Spur 6, ATCC 12915; Spur 7, ATCC 12918;
Spur 8, ATCC 12919; Spur 9, ATCC 12921; Spur 10, JCM 1296; Spur
11, JCM 1416; Spur 12, JCM 1382; Spur 13, negative Kontrolle.
-
DETAILLIERTE BESCHREIBUNG
DER ERFINDUNG
-
Oligonucleotide
-
Ein Oligonucleotid der vorliegenden
Erfindung ist ein synthetisches Oligonucleotid, welches komplementär und selektiv
an ein Gen hybridisiert, welches spezifisch für einen pathogenen Bakterienstamm,
wie Shigella-Spezies, EIEC, Salmonella-Spezies, EHEC oder VTEC, Staphylococcus
aureus, Vibrio cholerae und Clostridium perfringens, ist. Bei dem
bakteriellen Nachweis der vorliegenden Erfindung werden die Oligonucleotide
als Primer bei der PCR verwendet, um eine DNA-Sequenz eines Zielgens,
welches spezifisch für
das nachzuweisende pathogene Bakterium ist, zu amplifizieren. Zu
diesem Zweck können
jegliche Kombinationen zweier Oligonucleotide der vorliegenden Erfindung
wahlweise verwendet werden, ohne besondere Einschränkung, solange
eine DNA-Sequenz von 50 bis 2000 Basen, bevorzugt 100 bis 1000 Basen,
amplifiziert werden kann. Die bevorzugte Kombination der Oligonucleotide
ist detailliert in den folgenden bevorzugten Ausführungsformen
beschrieben.
-
In den unten erwähnten Oligonucleotiden kann
T durch U ersetzt werden, ohne die vorteilhafte Wirkung der Oligonucleotide
zu beeinträchtigen.
-
Bevorzugte Ausführungform
1:
-
Für
den Nachweis von Shigella-Arten (Shigella dysenteriae, Shigella
flexneri, Shigella boydii und Skigelle sonnei) und EIEC werden das
Shiga-Toxingen, welches spezifisch für Shigella-Spezies ist, das ipaH-Gen,
welches spezifisch für
Shigella-Spezies
und EIEC ist, oder das invE-Gen, welches spezifisch für Shigella-Spezies
und EIEC ist, als Zielgene ausgewählt.
-
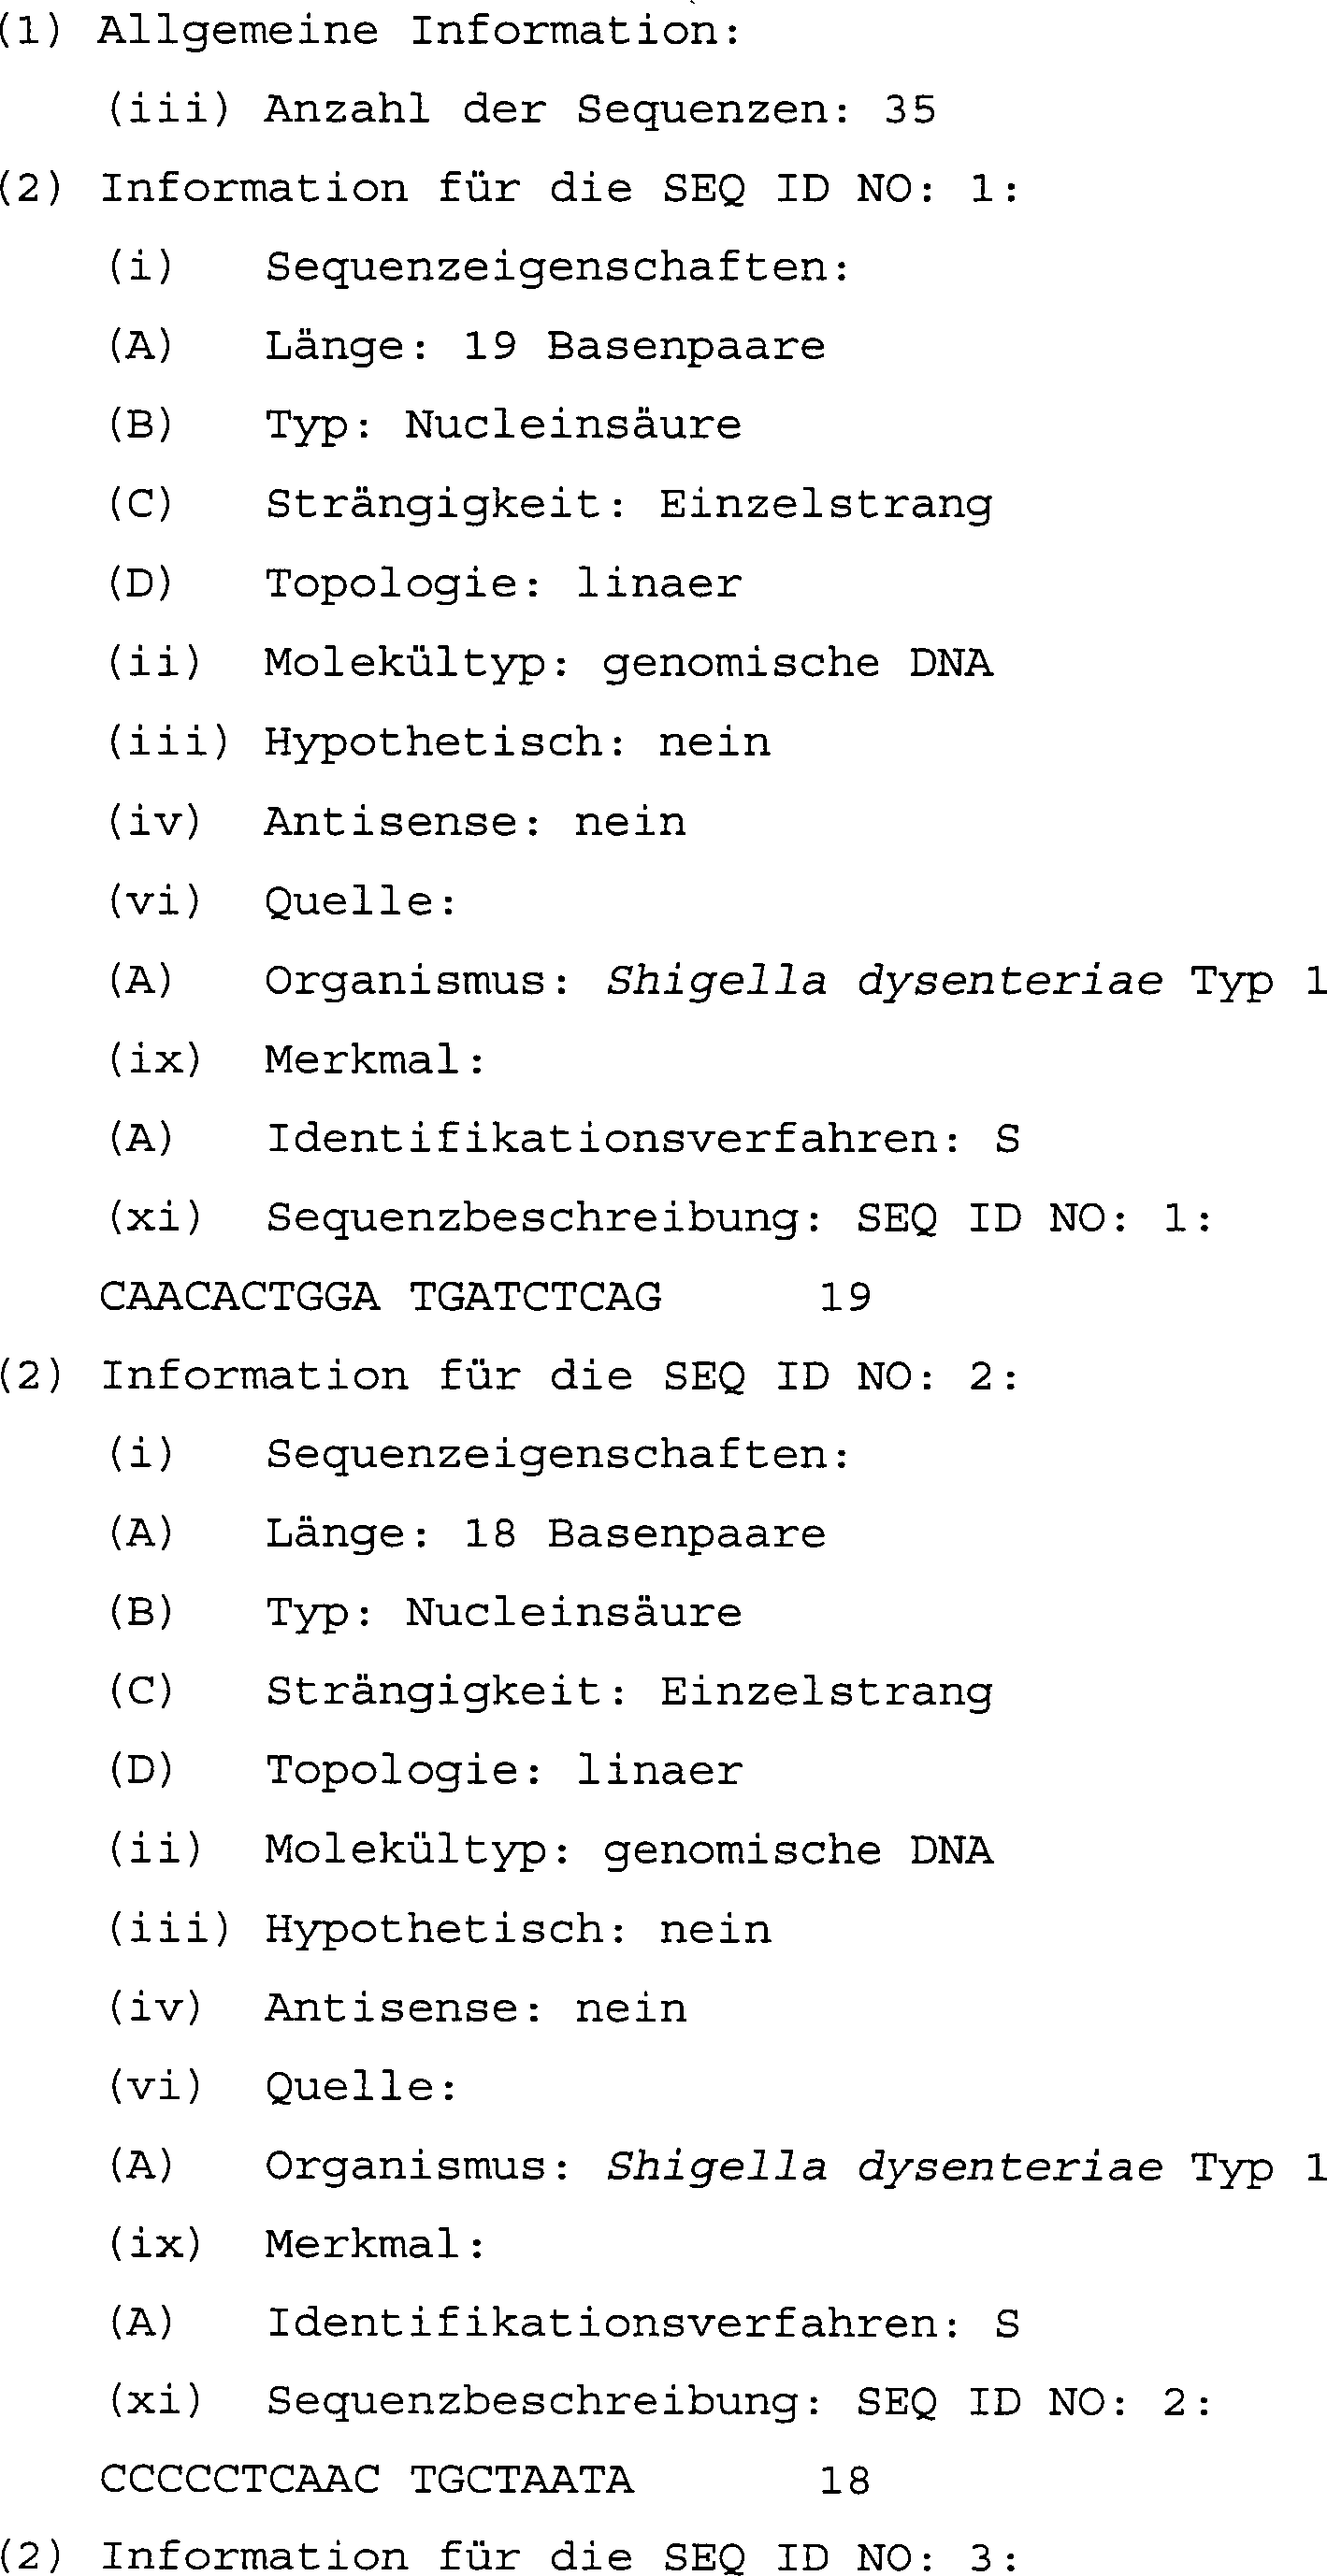
Wenn auf das Shiga-Toxingen gezielt
wird, werden zwei Oligonucleotide, von denen eines wenigstens 10
aufeinander folgende Basen des folgenden Oligonucleotids SEQ ID
NO: 1 enthält,
und das andere wenigstens 10 aufeinander folgende Basen des folgenden
Oligonucleotids SEQ ID NO: 2 enthält, in der vorliegenden Erfindung
ausgewählt:
-
-
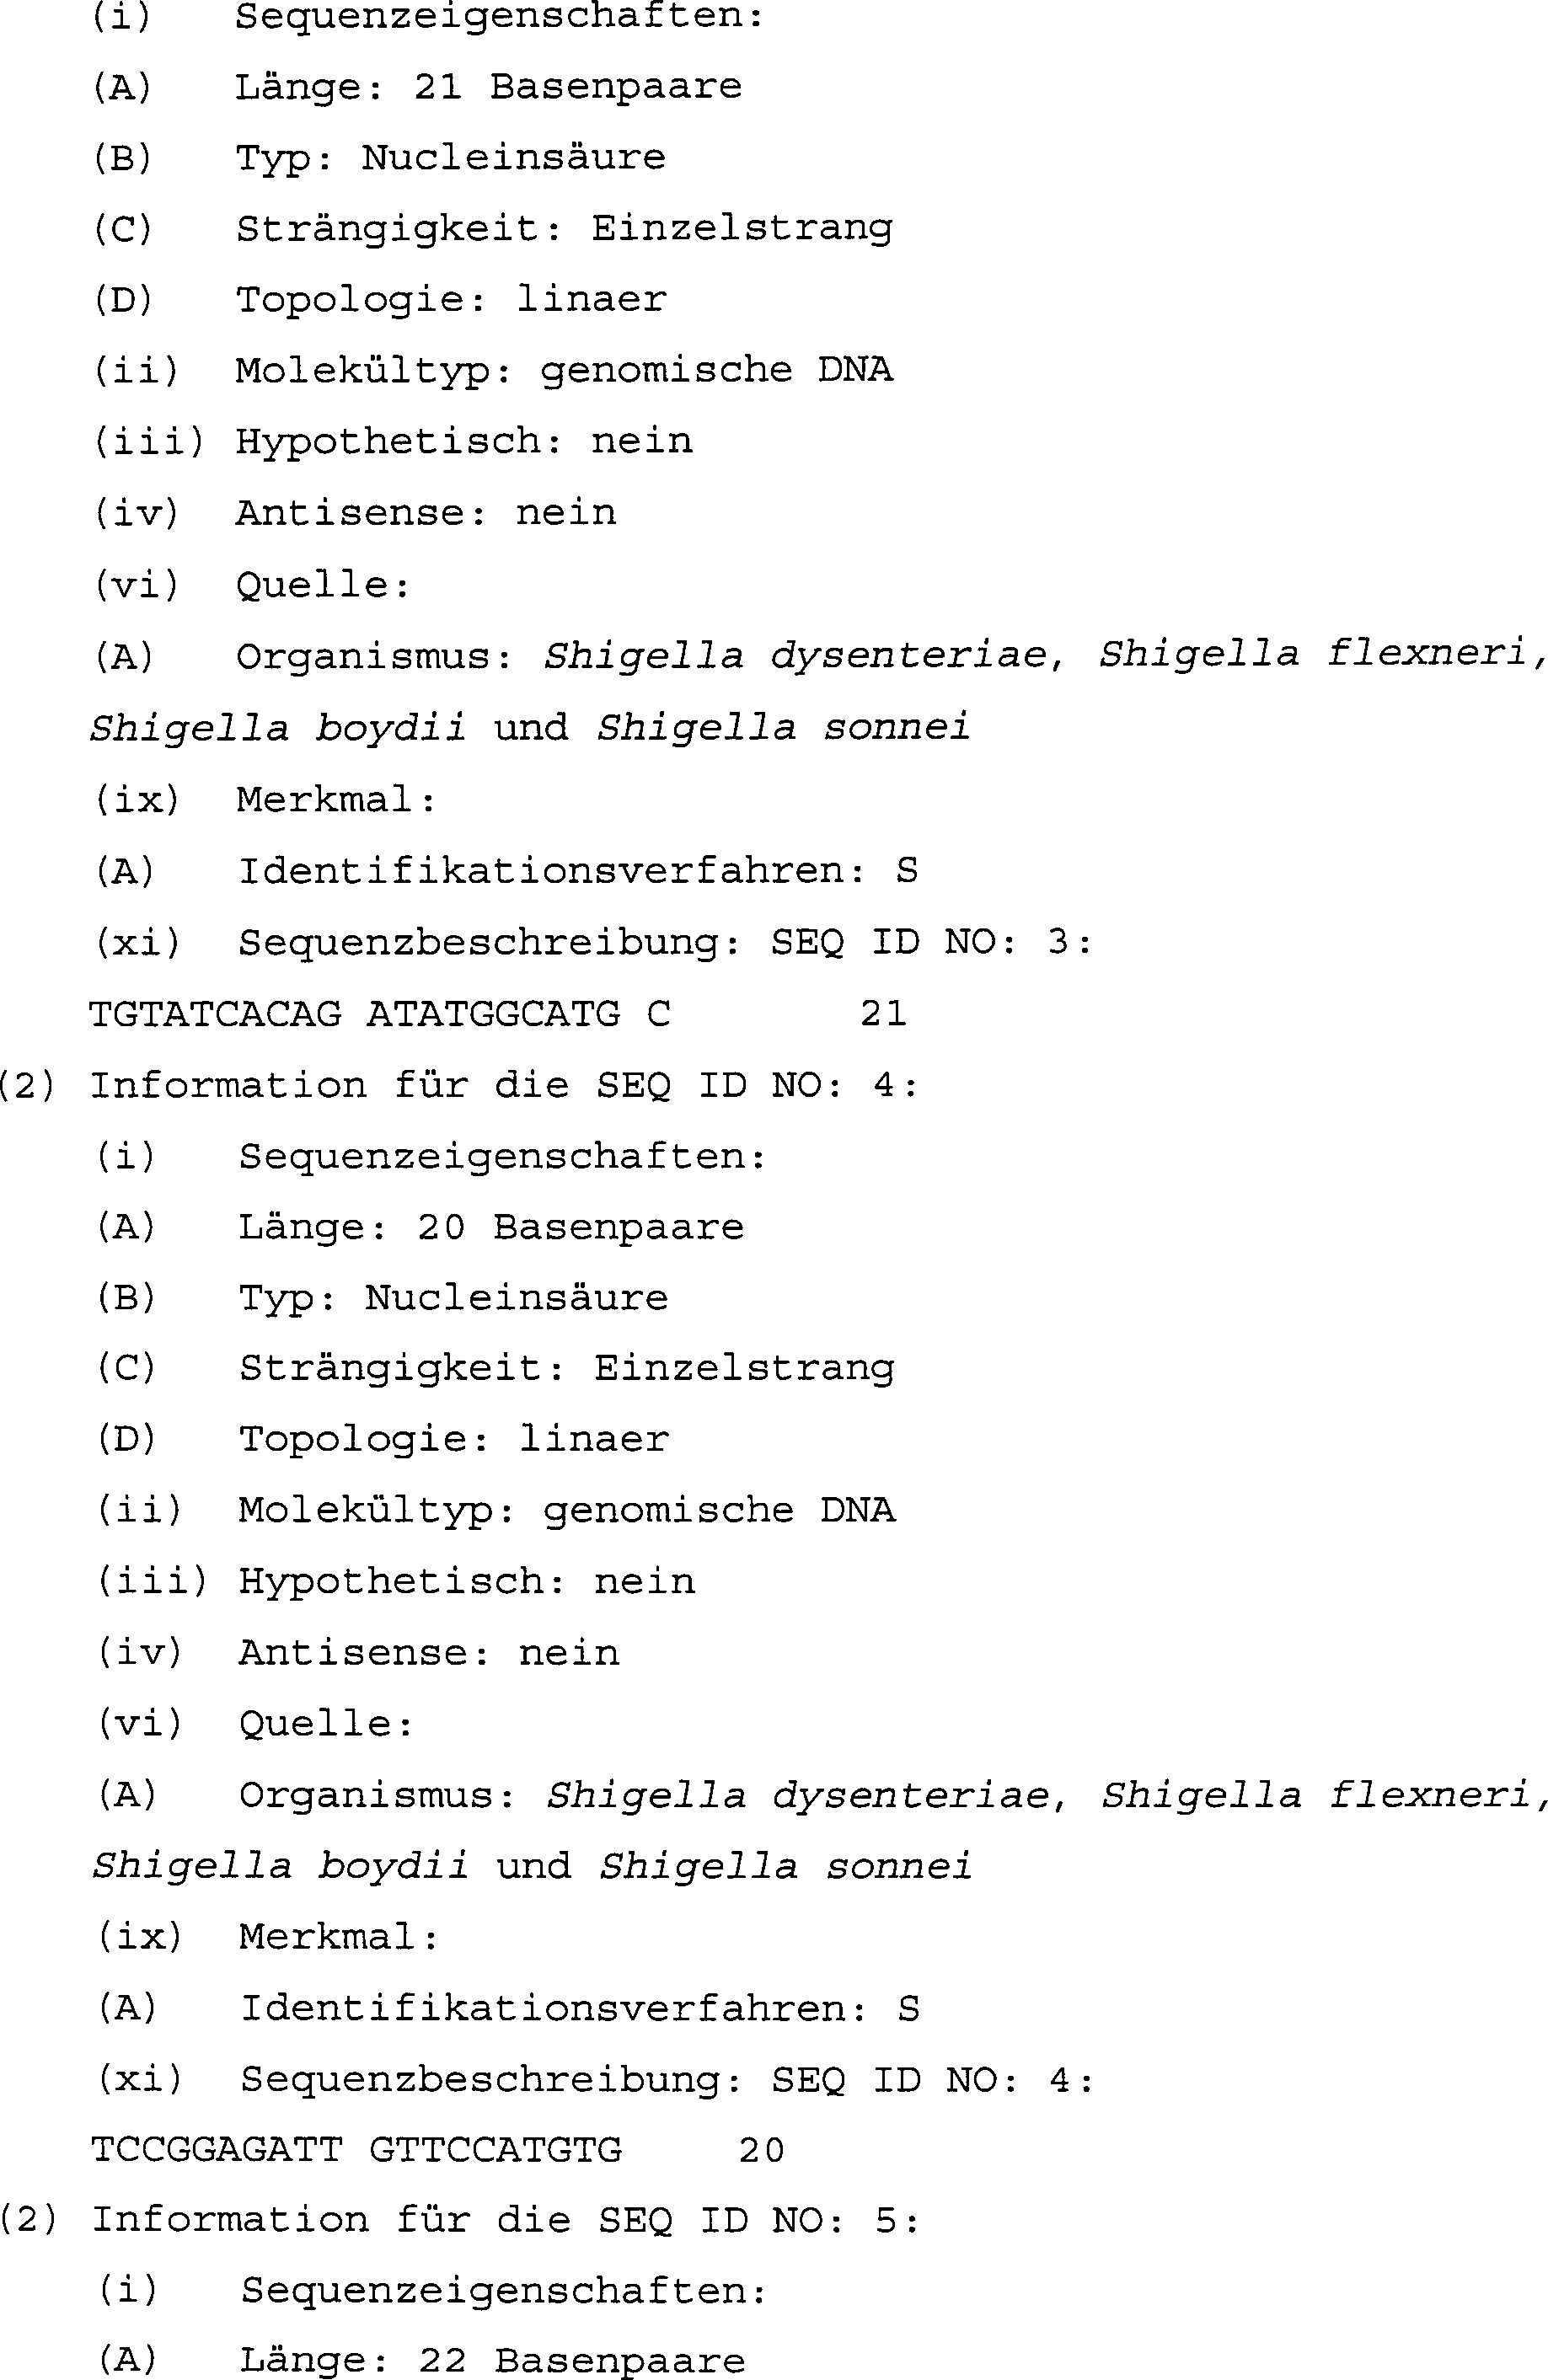
Wenn auf das ipaH-Gen gezielt wird,
werden zwei Oligonucleotide, von denen eines wenigestens 10 aufeinander
folgende Basen des Oligonucleotids SEQ ID NO: 3 und das andere wenigstens
10 aufeinander folgende Basen des Oligonucleotids SEQ ID NO: 4 enthält, in der
vorliegenden Erfindung ausgewählt:
-
-
Wenn auf das invE-Gen gezielt wird,
werden zwei Oligonucleotide, von denen eines wenigstens 10 aufeinander
folgende Basen des Oligonucleotids SEQ ID NO: 5 und das andere wenigstens
10 aufeinander folgende Basen des Oligonucleotids SEQ ID NO: 6 enthält, in der
vorliegenden Erfindung ausgewählt:
-
-
Bevorzugte Ausführungsform
2:
-
Für
den Nachweis von Salmonella-Spezies wird auf das araC-Gen gezielt.
-
Zu diesem Zweck wird eine der folgenden
Oligonucleotid-Kombinationen
bevorzugt in der vorliegenden Erfindung ausgewählt.
-
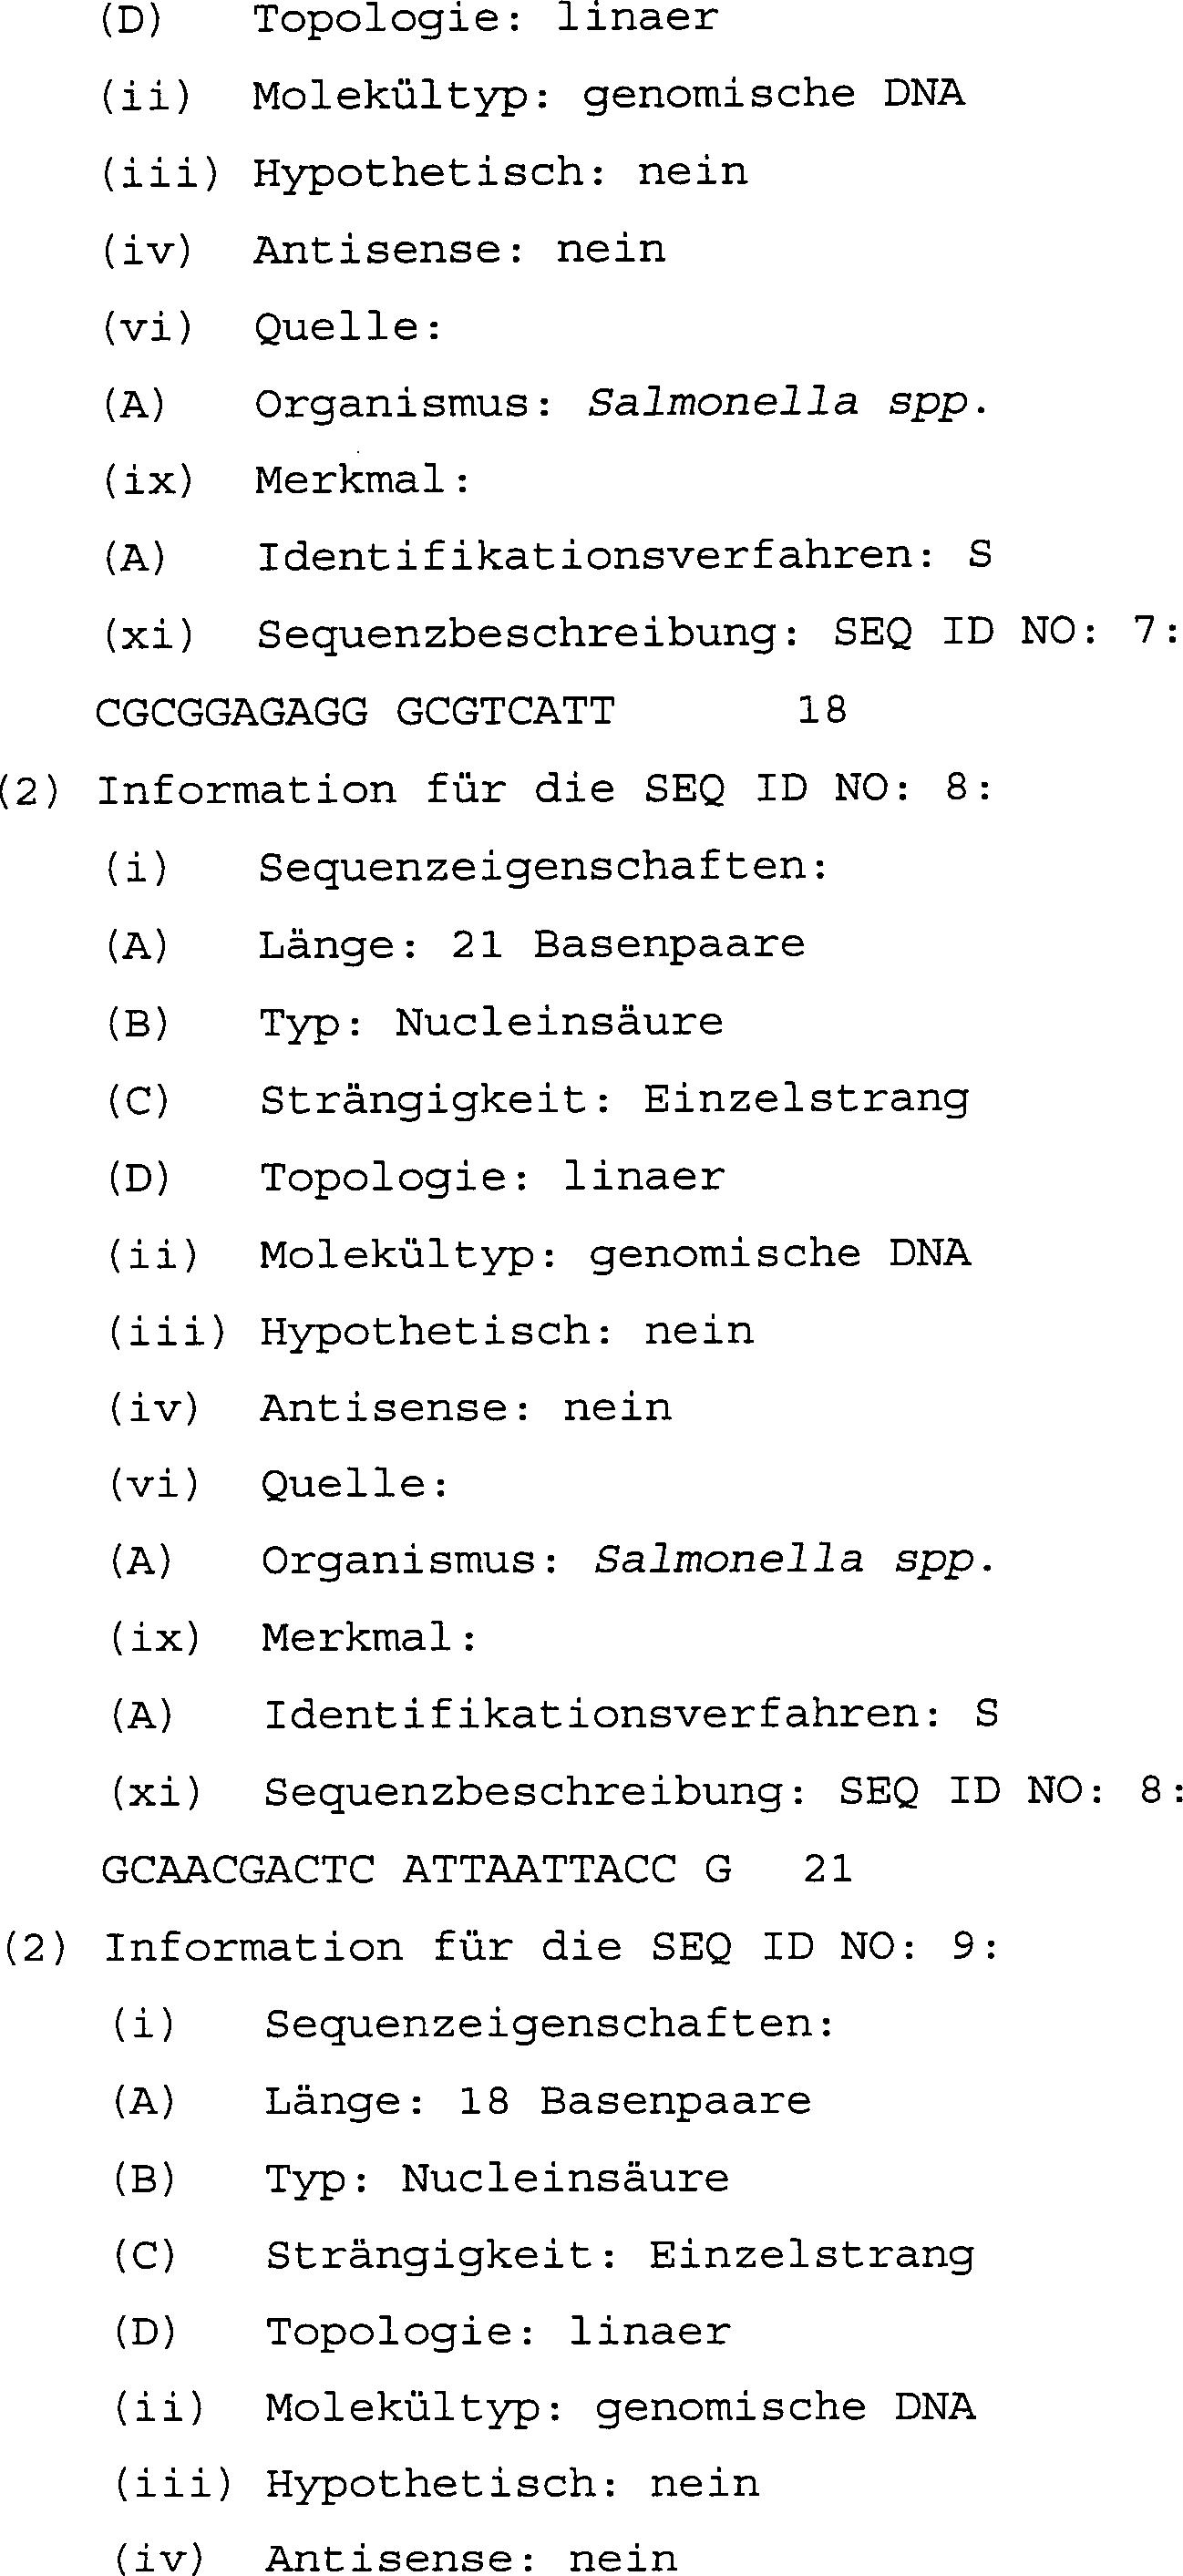
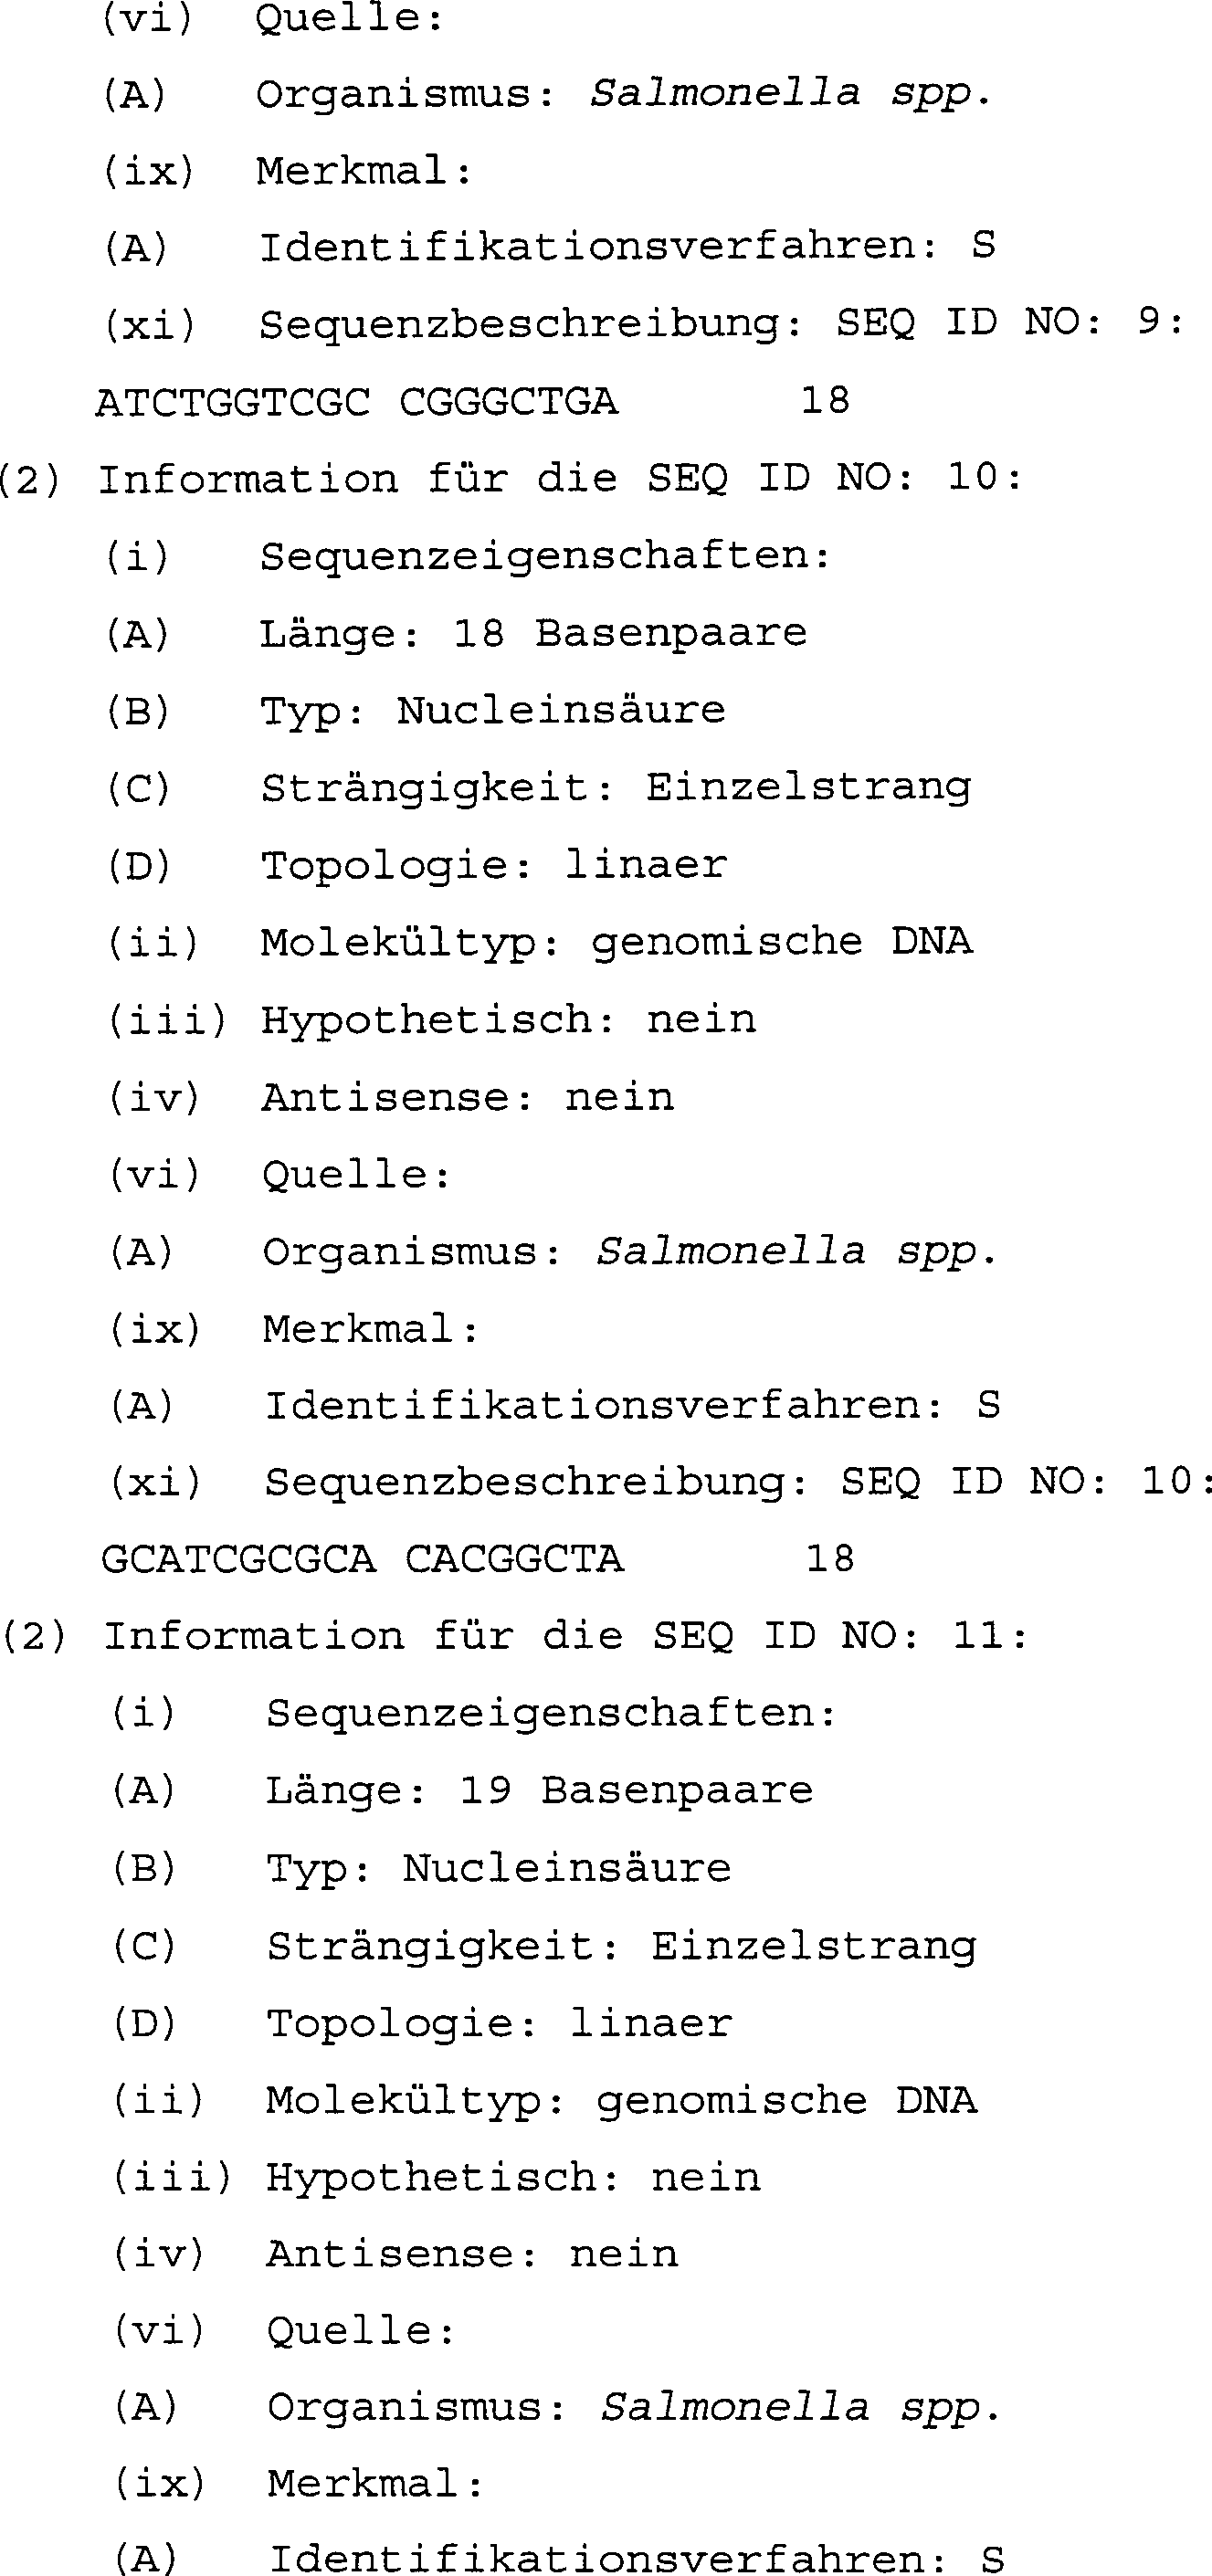
Eine Kombination, in der ein Oligonucleotid
wenigestens 10 aufeinander folgende Basen von Oligonucleotid SEQ
ID NO: 7 und das andere wenigstens 10 aufeinander folgende Basen
von Oligonucleotid SEQ ID NO: 8 enthält; eine Kombination, in der
ein Oligonucleotid wenigstens 10 aufeinander folgende Basen von
Oligonucleotid SEQ ID NO: 9 und das andere wenigstens 10 aufeinander
folgende Basen von Oligonucleotid SEQ ID NO: 10 enthält; und
eine Kombination, in der das Oligonucleotid wenigstens 10 aufeinander
folgende Basen von Oligonucleotid SEQ ID NO: 11 und das andere wenigstens
10 aufeinander folgende Basen von Oligonucleotid SEQ ID NO: 8 enthält:
-
-
Bevorzugte Ausführungsform
3:
-
Für
den Nachweis von EHEC- oder VTEC-Stämmen wird auf das Verocytotoxin-1(VT1)-Gen
oder das Verocytotoxin-2(VT2)-Gen gezielt.
-
Um Bakterien nachzuweisen, welche
lediglich das VT1-Gen besitzen, werden zwei Oligonucleotide, von
denen eines wenigstens 10 aufeinander folgende Basen von Oligonucleotid
SEQ ID NO: 12 und das andere wenigstens 10 aufeinanderfolgende Basen
von Oligonucleotid SEQ ID NO: 13 enthält, bevorzugt in der vorliegenden
Erfindung aufgewählt:
-
-
Um Bakterien nachzuweisen, welche
lediglich das VT2-Gen oder eine Variante davon (VT2vha, VT2vhb und
VT2vp1) besitzen, werden zwei Oligonucleotide, von denen eines wenigstens
10 aufeinander folgende Basen von Oligonucleotid SEQ ID NO: 14 und
das andere wenigstens 10 aufeinander folgende Basen von Oligonucleotid
SEQ ID NO: 15 enthält,
bevorzugt in der vorliegenden Erfindung ausgewählt:
-
-
Um Bakterien nachzuweisen, welche
sowohl das VT1-Gen als auch das VT2-Gen (einschließlich der VT2vha-,
VT2vhb- und VT2vp1-Gene) besitzen, wird eine der folgenden Oligonucleotid-Kombinationen bevorzugt
in der vorliegenden Erfindung ausgewählt.
-
Eine Kombination, in der ein Oligonucleotid
wenigstens 10 aufeinander folgende Basen von Oligonucleotid SEQ
ID NO: 16 und das andere wenigstens 10 aufeinander folgende Basen
von Oligonucleotid SEQ ID NO: 18 enthält; eine Kombination, in der
ein Oligonucleotid wenigstens 10 aufeinander folgende Basen von Oligonucleotid
SEQ ID NO: 17 und das andere wenigstens 10 aufeinander folgende
Basen von Oligonucleotid SEQ ID NO: 18 enthält.
-
-
Bevorzugte Ausfühungsform
4:
-
Zum Nachweis von Staphylococcus aureus
wird auf das TSST-1-Gen
gezielt.
-
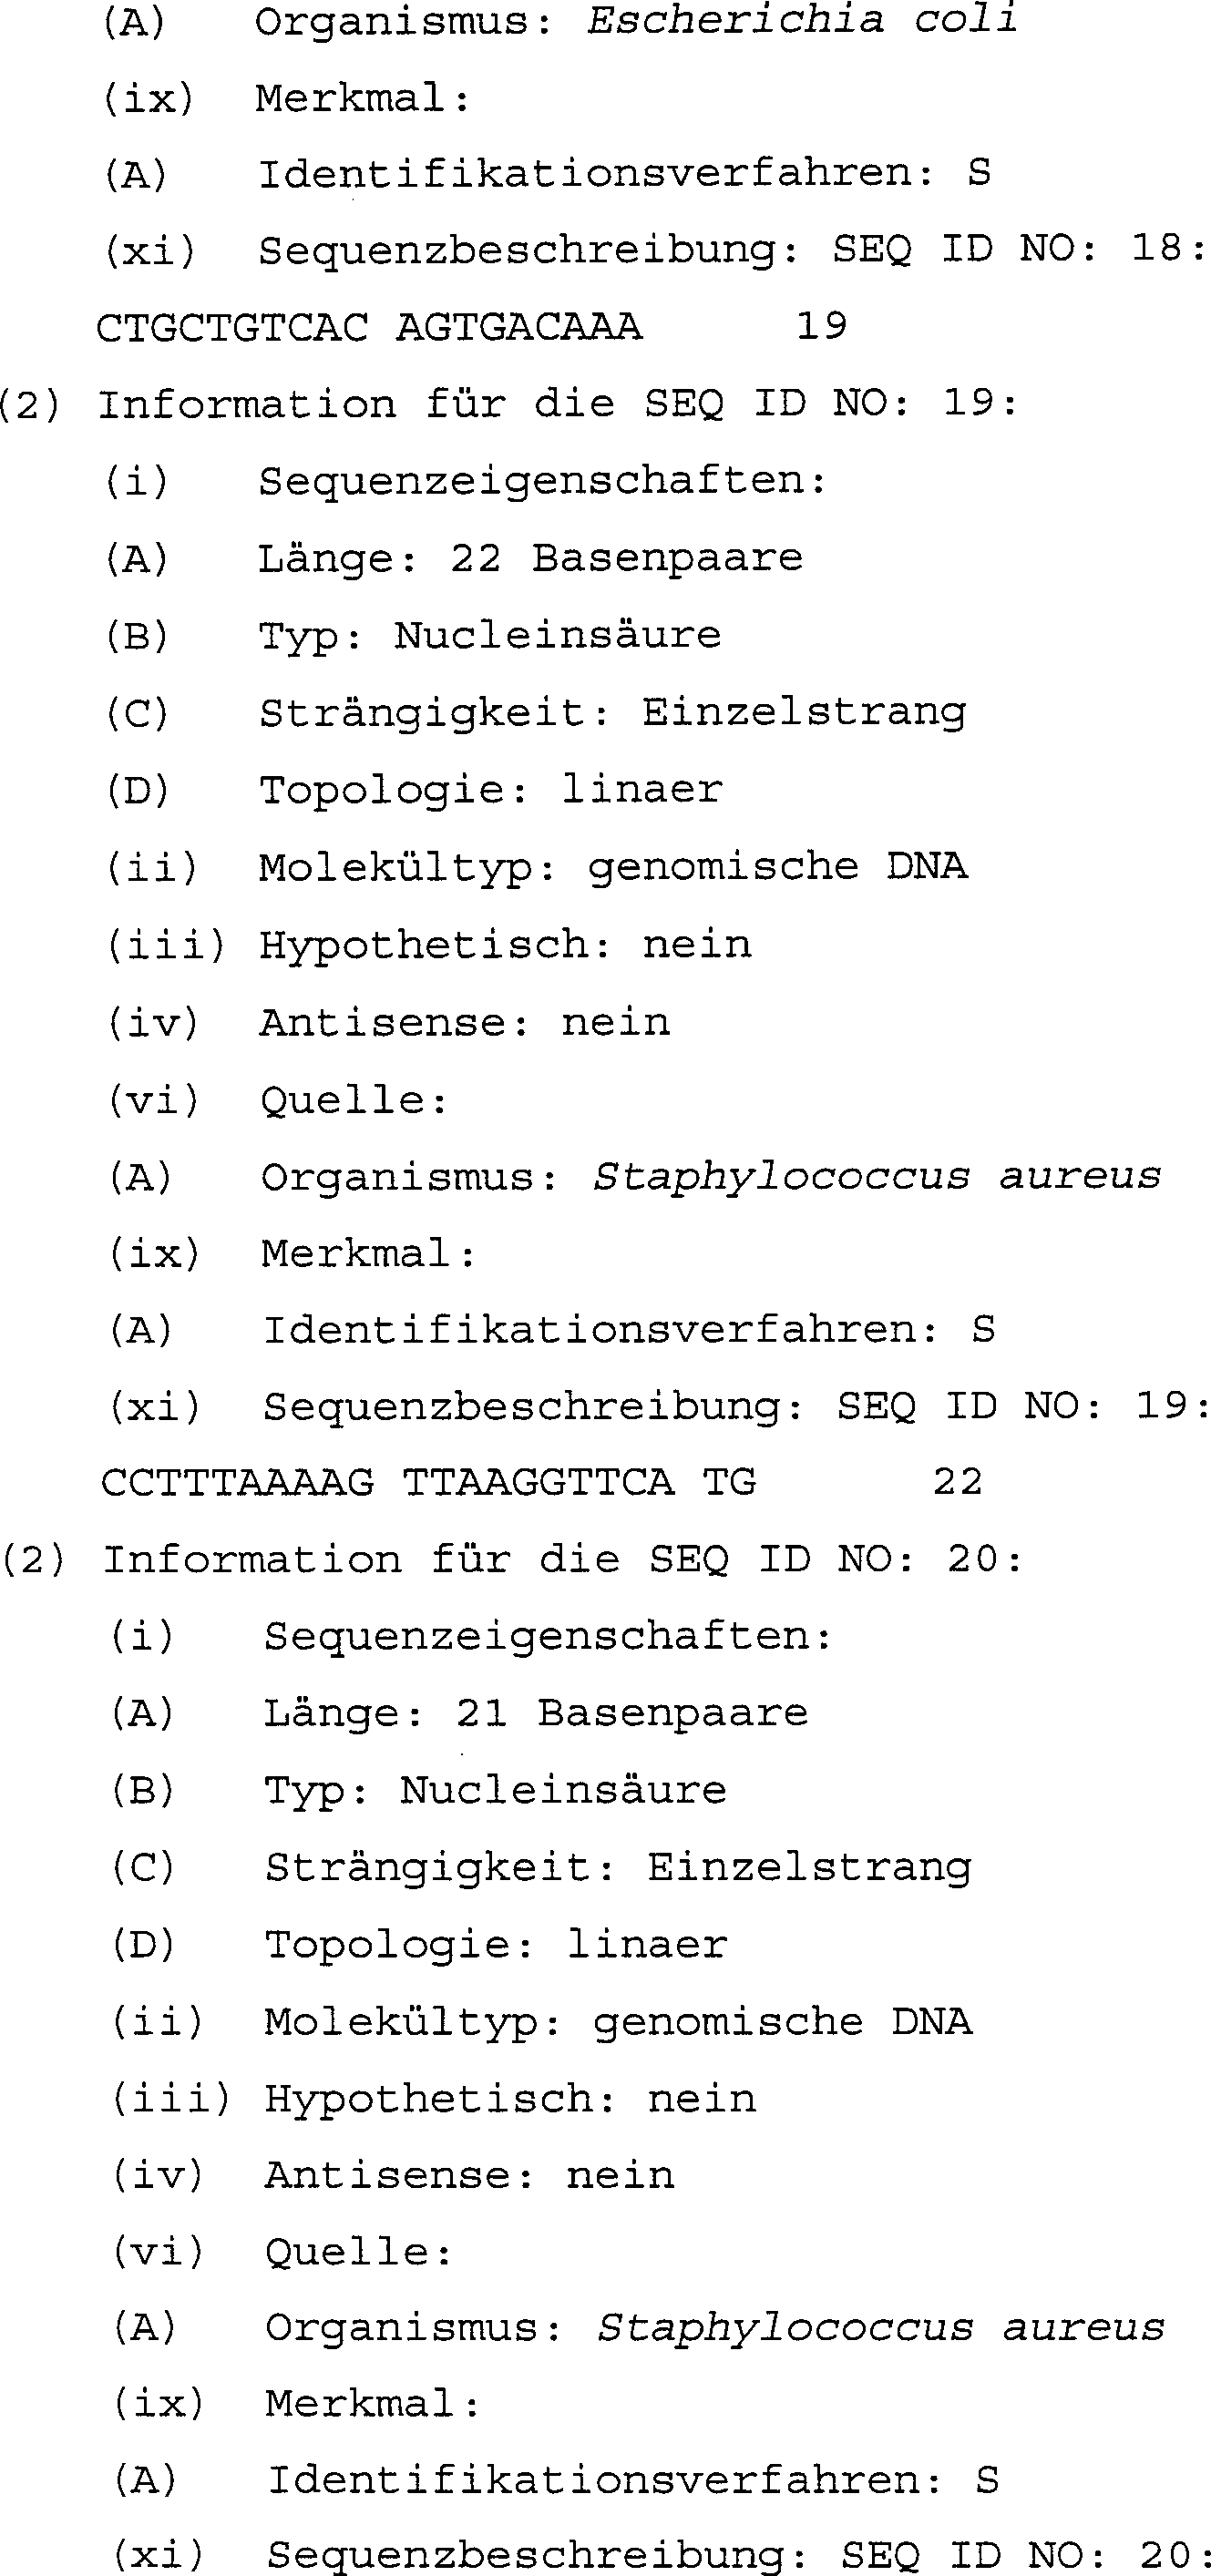
Zu diesem Zweck wird eine der folgenden
Oligonucleotid-Kombinationen
bevorzugt in der vorliegenden Erfindung ausgewählt.
-
Eine Kombination, in der ein Oligonucleotid
wenigstens 10 aufeinander folgende Basen von Oligonucleotid SEQ
ID NO: 20 und das andere wenigstens 10 aufeinander folgende Basen
von Oligonucleotid SEQ ID NO: 21 enthält; eine Kombination, in der
ein Oligonucleotid wenigstens 10 aufeinander folgende Basen von Oligonucleotid
SEQ ID NO: 19 und das andere wenigstens 10 aufeinander folgende
Basen von Oligonucleotid SEQ ID NO: 22 ent hält; und eine Kombination, in
der ein Oligonucleotid wenigstens 10 aufeinander folgende Basen
von Oligonucleotid SEQ ID NO: 20 und das andere wenigstens 10 aufeinander
folgenden Basen von Oligonucleotid SEQ ID NO: 22 enthält:
-
-
Bevorzugte Ausführungsform
5:
-
Zum Nachweis von Vibrio cholerae
wird auf das ctx-Gen gezielt.
-
Zu diesem Zweck wird eine der folgenden
Oligonucleotid-Kombinationen
bevorzugt in der vorliegenden Erfindung ausgewählt.
-
Eine Kombination, in der ein Oligonucleotid
wenigstens 10 aufeinander folgende Basen von Oligonucleotid SEQ
ID NO: 23 und das andere wenigstens 10 aufeinander folgende Basen
von Oligonucleotid SEQ ID NO: 25 enthält; und eine Kombination, in
der ein Oligonucleotid wenigstens 10 aufeinander folgende Basen von
Oligonucleotid SEQ ID NO: 24 und das andere wenigstens 10 aufeinander
folgende Basen von Oligonucleotid SEQ ID NO: 26 enthält:
-
-
Bevorzugte Ausführungform
6:
-
Für
den Nachweis von Clostridium perfringens wird auf das Enterotoxin-Gen
gezielt.
-
Zu diesem Zweck wird eine der folgenden
Oligonucleotid-Kombinationen
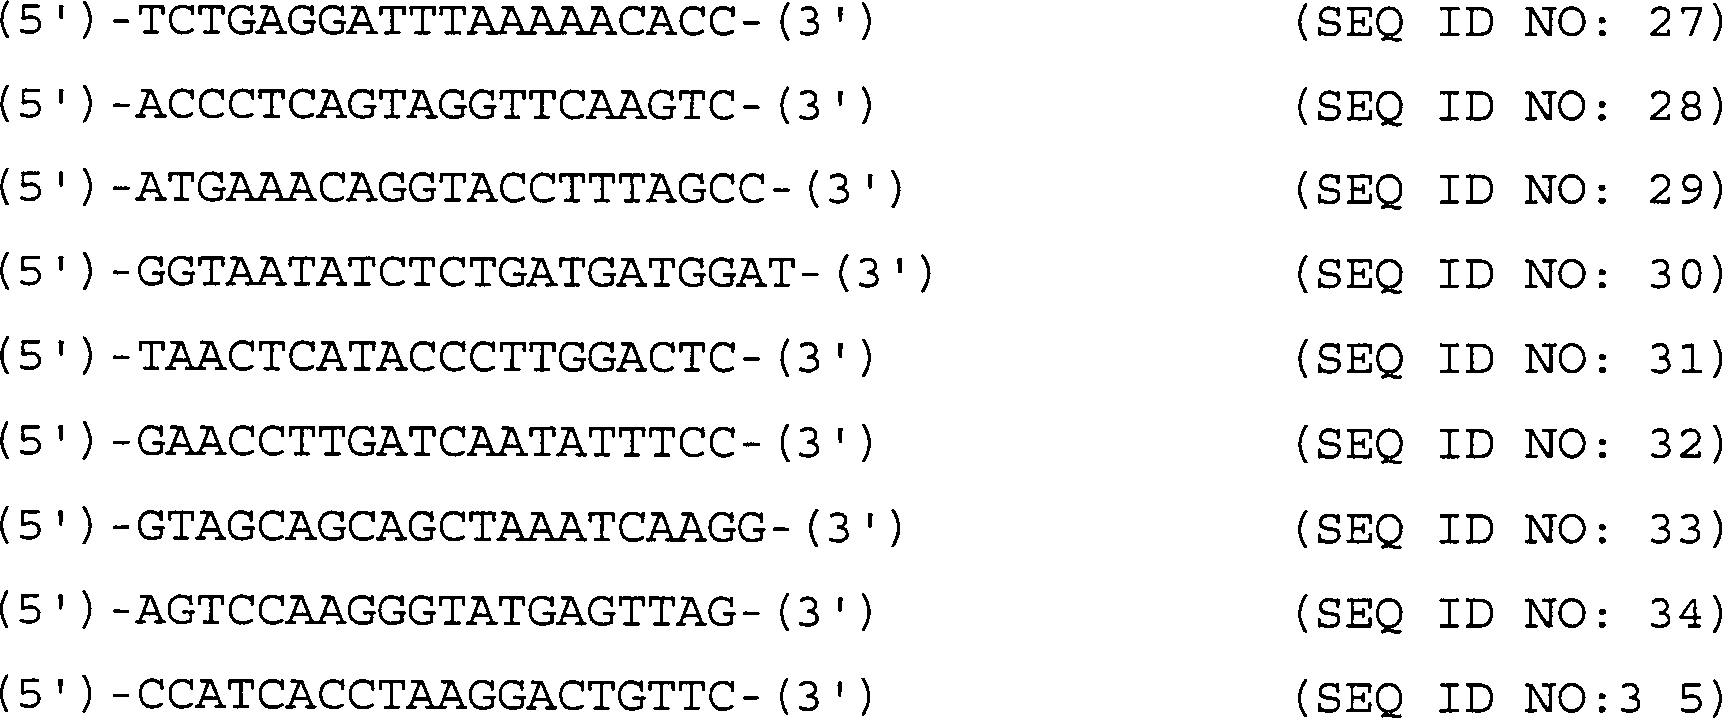
bevorzugt in der vorliegenden Erfindung ausgewählt.
-
Eine Kombination, in der ein Oligonucleotid
wenigstens 10 aufeinander folgende Basen von Oligonucleotid SEQ
ID NO: 27 und das andere wenigstens 10 aufeinander folgende Basen
von Oligonucleotid SEQ ID NO:32 enthält; eine Kombination, in der
ein Oligonucleotid wenigstens 10 aufeinander folgende Basen von Oligonucleotid
SEQ ID NO: 28 und das andere wenigstens 10 aufeinander folgende
Basen von Oligonucleotid SEQ ID NO:33 enthält, eine Kombination, in der
ein Oligonucleotid wenigstens 10 aufeinander folgende Basen von
Oligonucleotid SEQ ID NO: 29 und das andere wenigstens 10 aufeinander
folgende Basen von Oligonucleotid SEQ ID NO: 33 enthält; eine
Kombination, in der ein Oligonucleotid wenigstens 10 aufeinander
folgende Basen von Oligonucleotid SEQ ID NO: 30 und das andere wenigstens
10 aufeinander folgende Basen von Oligonucleotid SEQ ID NO: 34 enthält; und
eine Kombination, in der ein Oligonucleotid wenigstens 10 aufeinander folgende
Basen von Oligonucleotid SEQ ID NO: 31 und das andere wenigstens
10 aufeinander folgende Basen von Oligonucleotid SEQ ID NO: 35 enthält:
-
-
Amplifikation der Gensequenz
durch PCR
-
Zur Amplifikation eines Bereichs
eines Zielgens in der vorliegenden Erfindung wird die von Saiki
et al. entwickelte PCR verwendet [Science 230, 1350 (1985)].
-
Insbesondere werden zwei Oligonucleotid-Primer,
die einen bestimmten Bereich eines Zielgens flankieren (in der vorlie genden
Erfindung das Shiga-Toxingen von Shigella-Spezies, die ipaH- und
invE-Gene von Shigella-Spezies und EIEC, das araC-Gen von Salmonella-Spezies,
die VT1- und VT2-Gene von EHEC oder VTEC, das TSST-1-Gen von Staphylococcus
aureus, das ctx-Gen
von Vibrio cholerae und das Enterotoxingen von Clostridium perfringens)
synthetisiert.
-
Bei der PCR hybridisiert einer der
Oligonucleotid-Primer selektiv an den (+)-Strang der Zielgen-DANN, und
das andere hybridisiert an den (–)-Strang der DNA. Dann dienen
beide Oligonucleotide jeweils als Primer der matrizen-abhängigen DNA-Polymerisation. In
der vorliegenden Erfindung werden Einzelstrang-DNAs, die durch Hitzedenaturierung
von doppelsträngigen
DNAs in Proben gebildet wurden, als Matrizen (Templates) verwendet.
Die Doppelstränge,
die aus der DNA-Polymerisationsreaktion
resultieren, werden dann denaturiert, um die Primer-Verlängerungsprodukte
von den Matrizen zu trennen. Dann dienen die Primer-Verlängerungsprodukte
ihrerseits als Matrizen für
die nächste
DNA-Polymerisationsreaktion. Der Zyklus von Denaturierung, Primer-Hybridisierung
(Annaeling), bei dem ein Primer mit einer Matrizen-DNA hybridisiert,
und einer Primer-Verlängerungsreaktion
wird wiederholt, bis der Bereich des Zielgens ausreichend amplifiziert
wurde, um nachgeweisen zu werden.
-
Proben, die für die PCR in der vorliegenden
Erfindung verwendet werden können,
sind klinische Proben, wie Stuhl, Urin, Blut, Gewebehomogenat, und
Nahrungsmittelproben. Eine Probe für die PCR sollte vorbehandelt
werden, um die Nukleinsäurekomponenten
von den darin vorliegenden bakteriellen Zellen zu trennen. Da PCR
mit lediglich einigen bis zu mehreren zehn Nukleinsäuremolekülen durchgeführt werden
kann, kann eine Testlösung,
welche eine angemessene Menge an Nukleinsäure enthält, einfach durch kurzes Behandeln
einer Probe mit einem bakterio lytischen Enzym, einem grenzflächenaktiven
Stoff oder einem Alkali hergestellt werden.
-
Die als Primer in der vorliegenden
Erfindung verwendeten Oligonucleotide können entweder synthetisch oder
natürlich
sein, im Hinblick auf die Selektivität, Nachweisempfindlichkeit
und Reproduzierbarkeit sind sie nicht weniger als 10 Basen lang,
bevorzugt nicht weniger als 15 Basen. Es ist nicht notwendig, die
Primer zum Nachweis zu markieren.
-
Der in dem Zielgen zu amplifizierende
Bereich (d. h., das Shiga-Toxingen von Shigella-Spezies, das ipaH-Gen
und das invE-Gen von EIEC, das VT1-Gen und das VT2-Gen von EHEC
oder VTEC, das araC-Gen von Salmonella-Spezies, das TSST-1-Gen von
Staphylococcus aureus und das ctx-Gen von Vibrio cholerae, und das
Enterotoxin-Gen von Clostridium perfringens) besitzt eine Länge von
50 bis 2000 Basen, bevorzugt 100 bis 1000 Basen.
-
Bei der PCR wird eine thermostabile
DNA-Polymerase verwendet. Die Quelle, aus der das Enzym erhalten
wird, ist nicht besonders beschränkt,
solange das Enzym seine Aktivität
bei einer Temperatur von 90 bis 95°C beibehält. Die Denaturierung wird
bei einer Temperatur von 90 bis 95°C durchgeführt, die Primer-Hybridisierung
bei 37 bis 65°C
und die Polymerisationsreaktion bei 50 bis 75°C. Der Zyklus von Denaturierung,
Primer-Hybridisierung und Polymerisation wird 20 bis 42 mal wiederholt.
-
Die Anwesenheit oder Abwesenheit
und die Länge
des amplifizierten Nucleotidfragments kann bestimmt werden, indem
die Reaktionslösung
nach Beendigung der PCR einer Agarosegel-Elektrophorese unterzogen wird. Es können andere
Typen von Elektrophorese und Chromatographie ebenso zum Nachweis
verwendet werden. Einer der Oligonucleotid-Primer kann als Sonde
zum Nachweis der amplifizierten Nucleotidsequenz verwendet werden.
-
Der Nachweis einer Nucleotidsequenz
eines Zielgens in einer Probe bedeutet, dass der bakterielle Stamm,
welcher das Gen aufweist, in der Probe vorliegt.
-
Die Erfindung wird im Folgenden detaillierter
durch die folgenden Beispiele beschrieben; die Erfindung ist jedoch
nicht auf diese Beispiele beschränkt.
-
BEISPIELE
-
Beispiel 1: Nachweis von
Shigella-Arten, welche das Shiga-Toxingen
aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
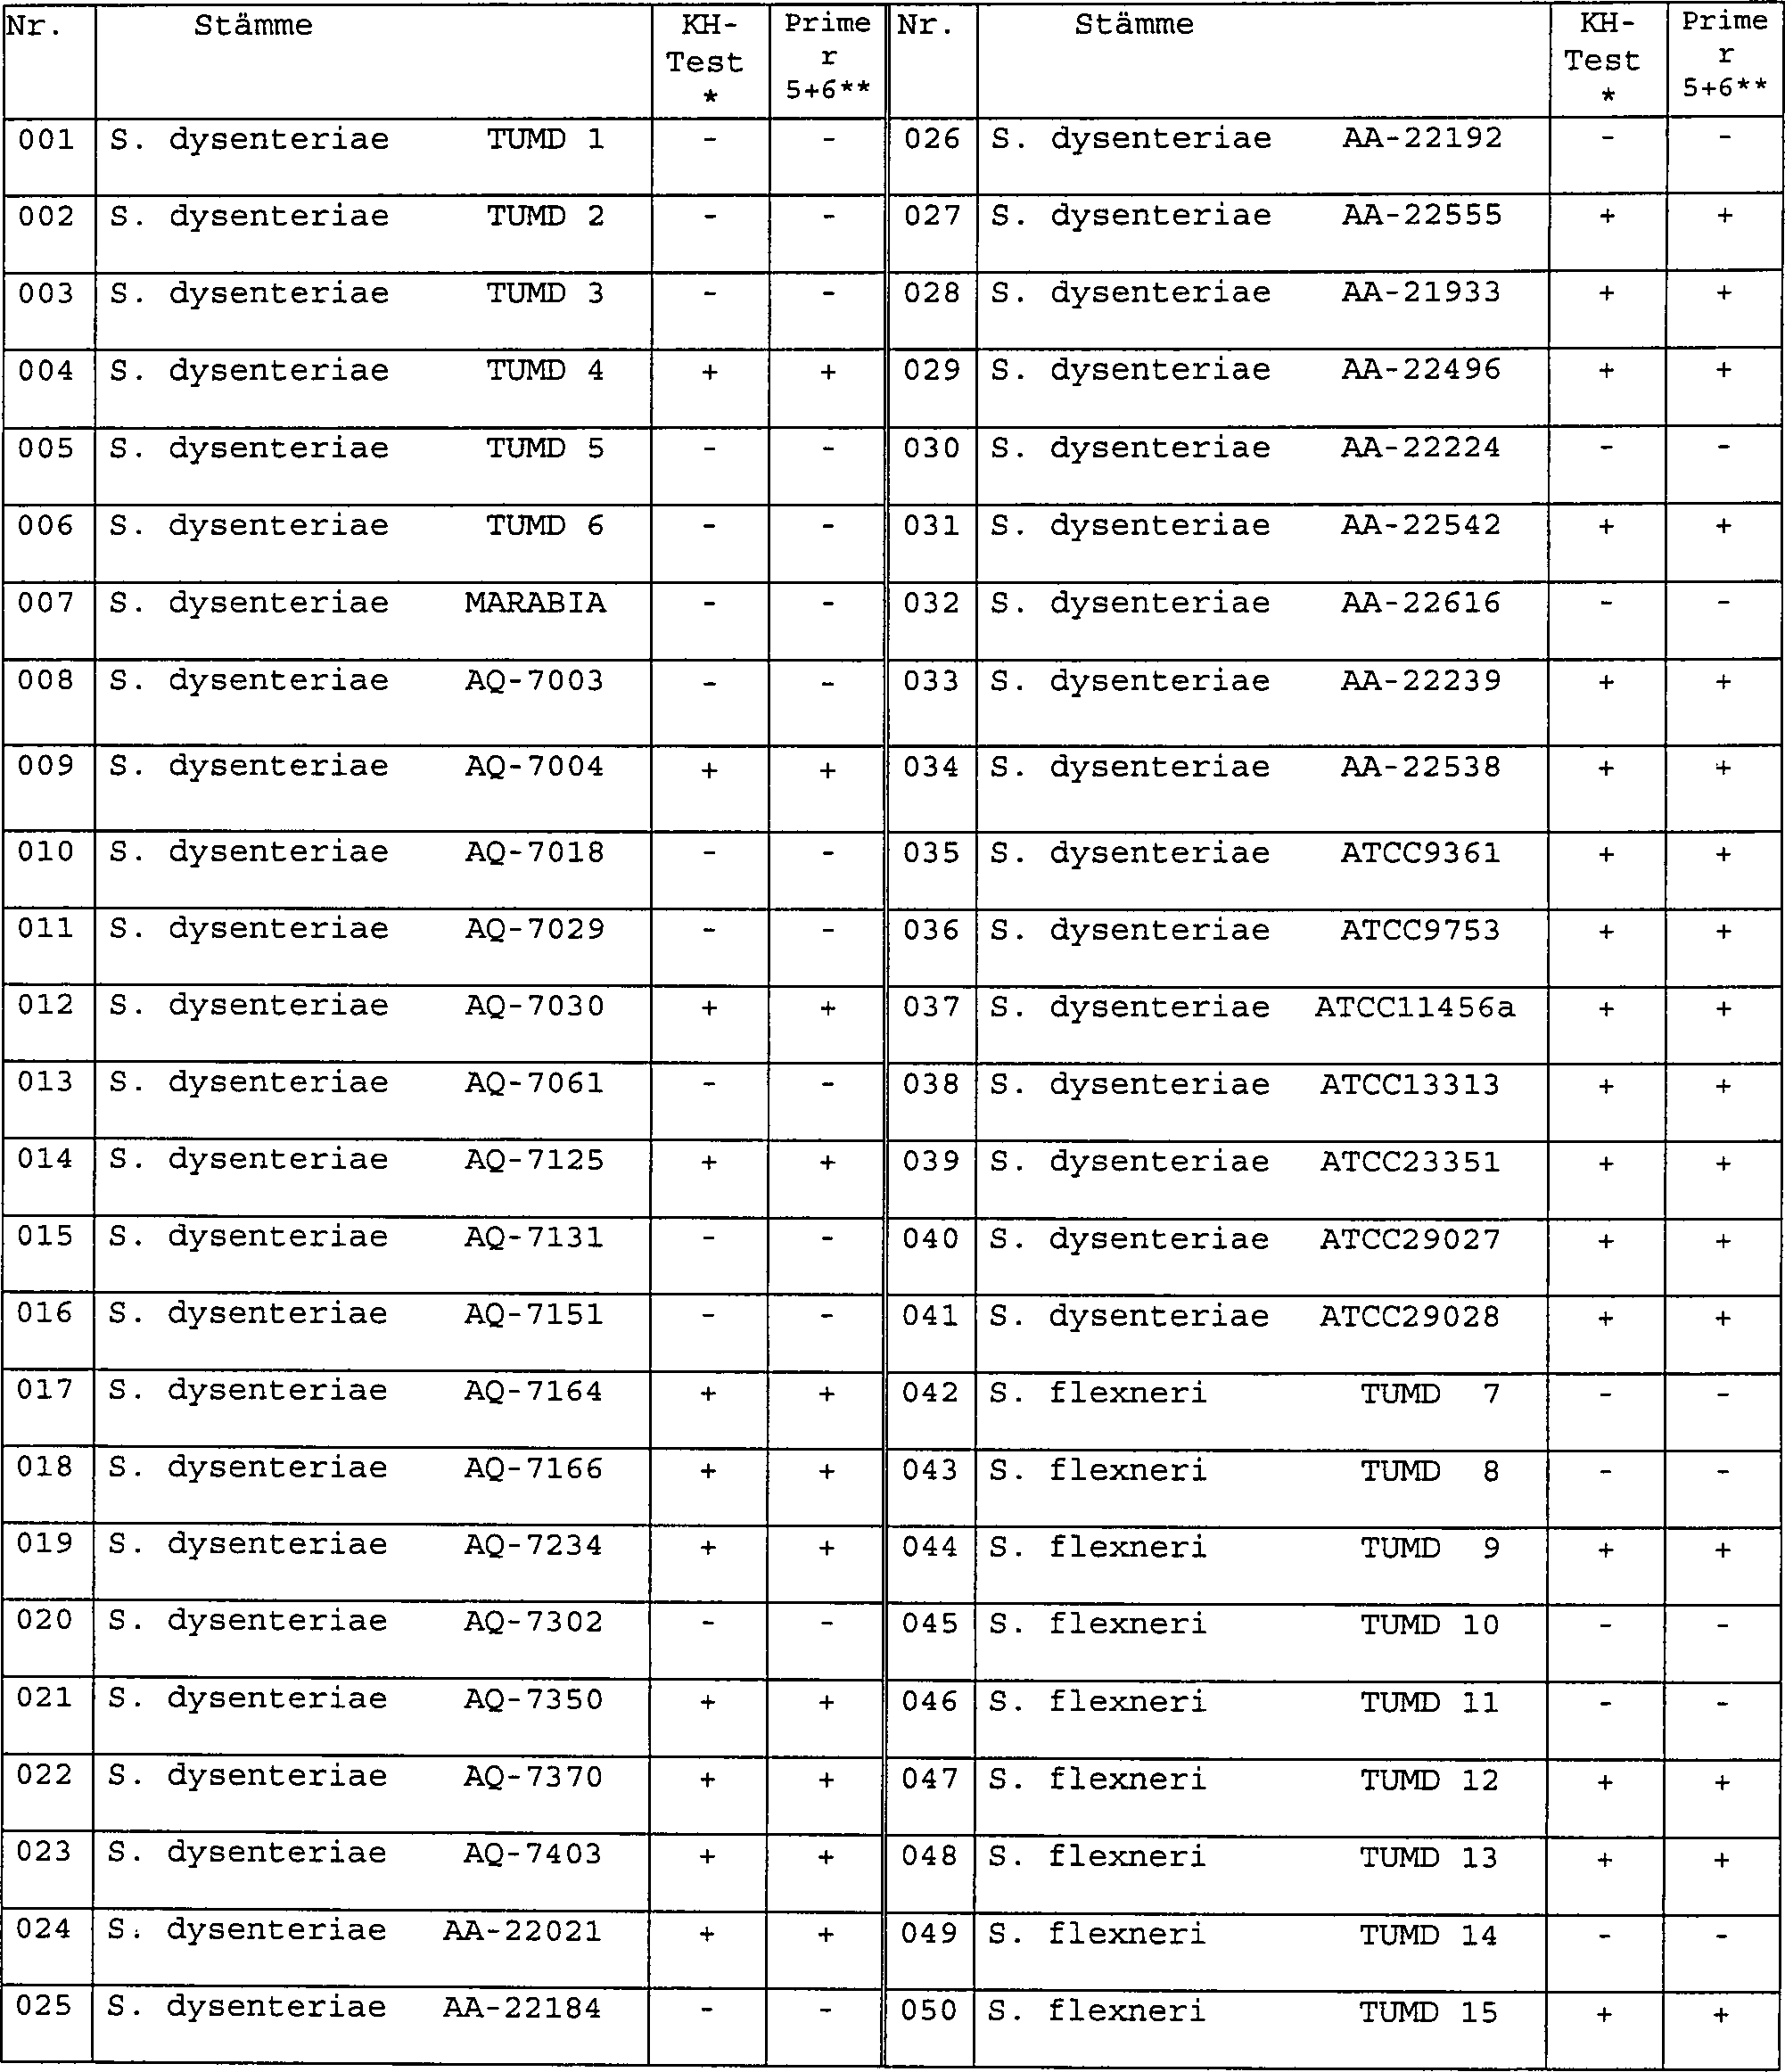
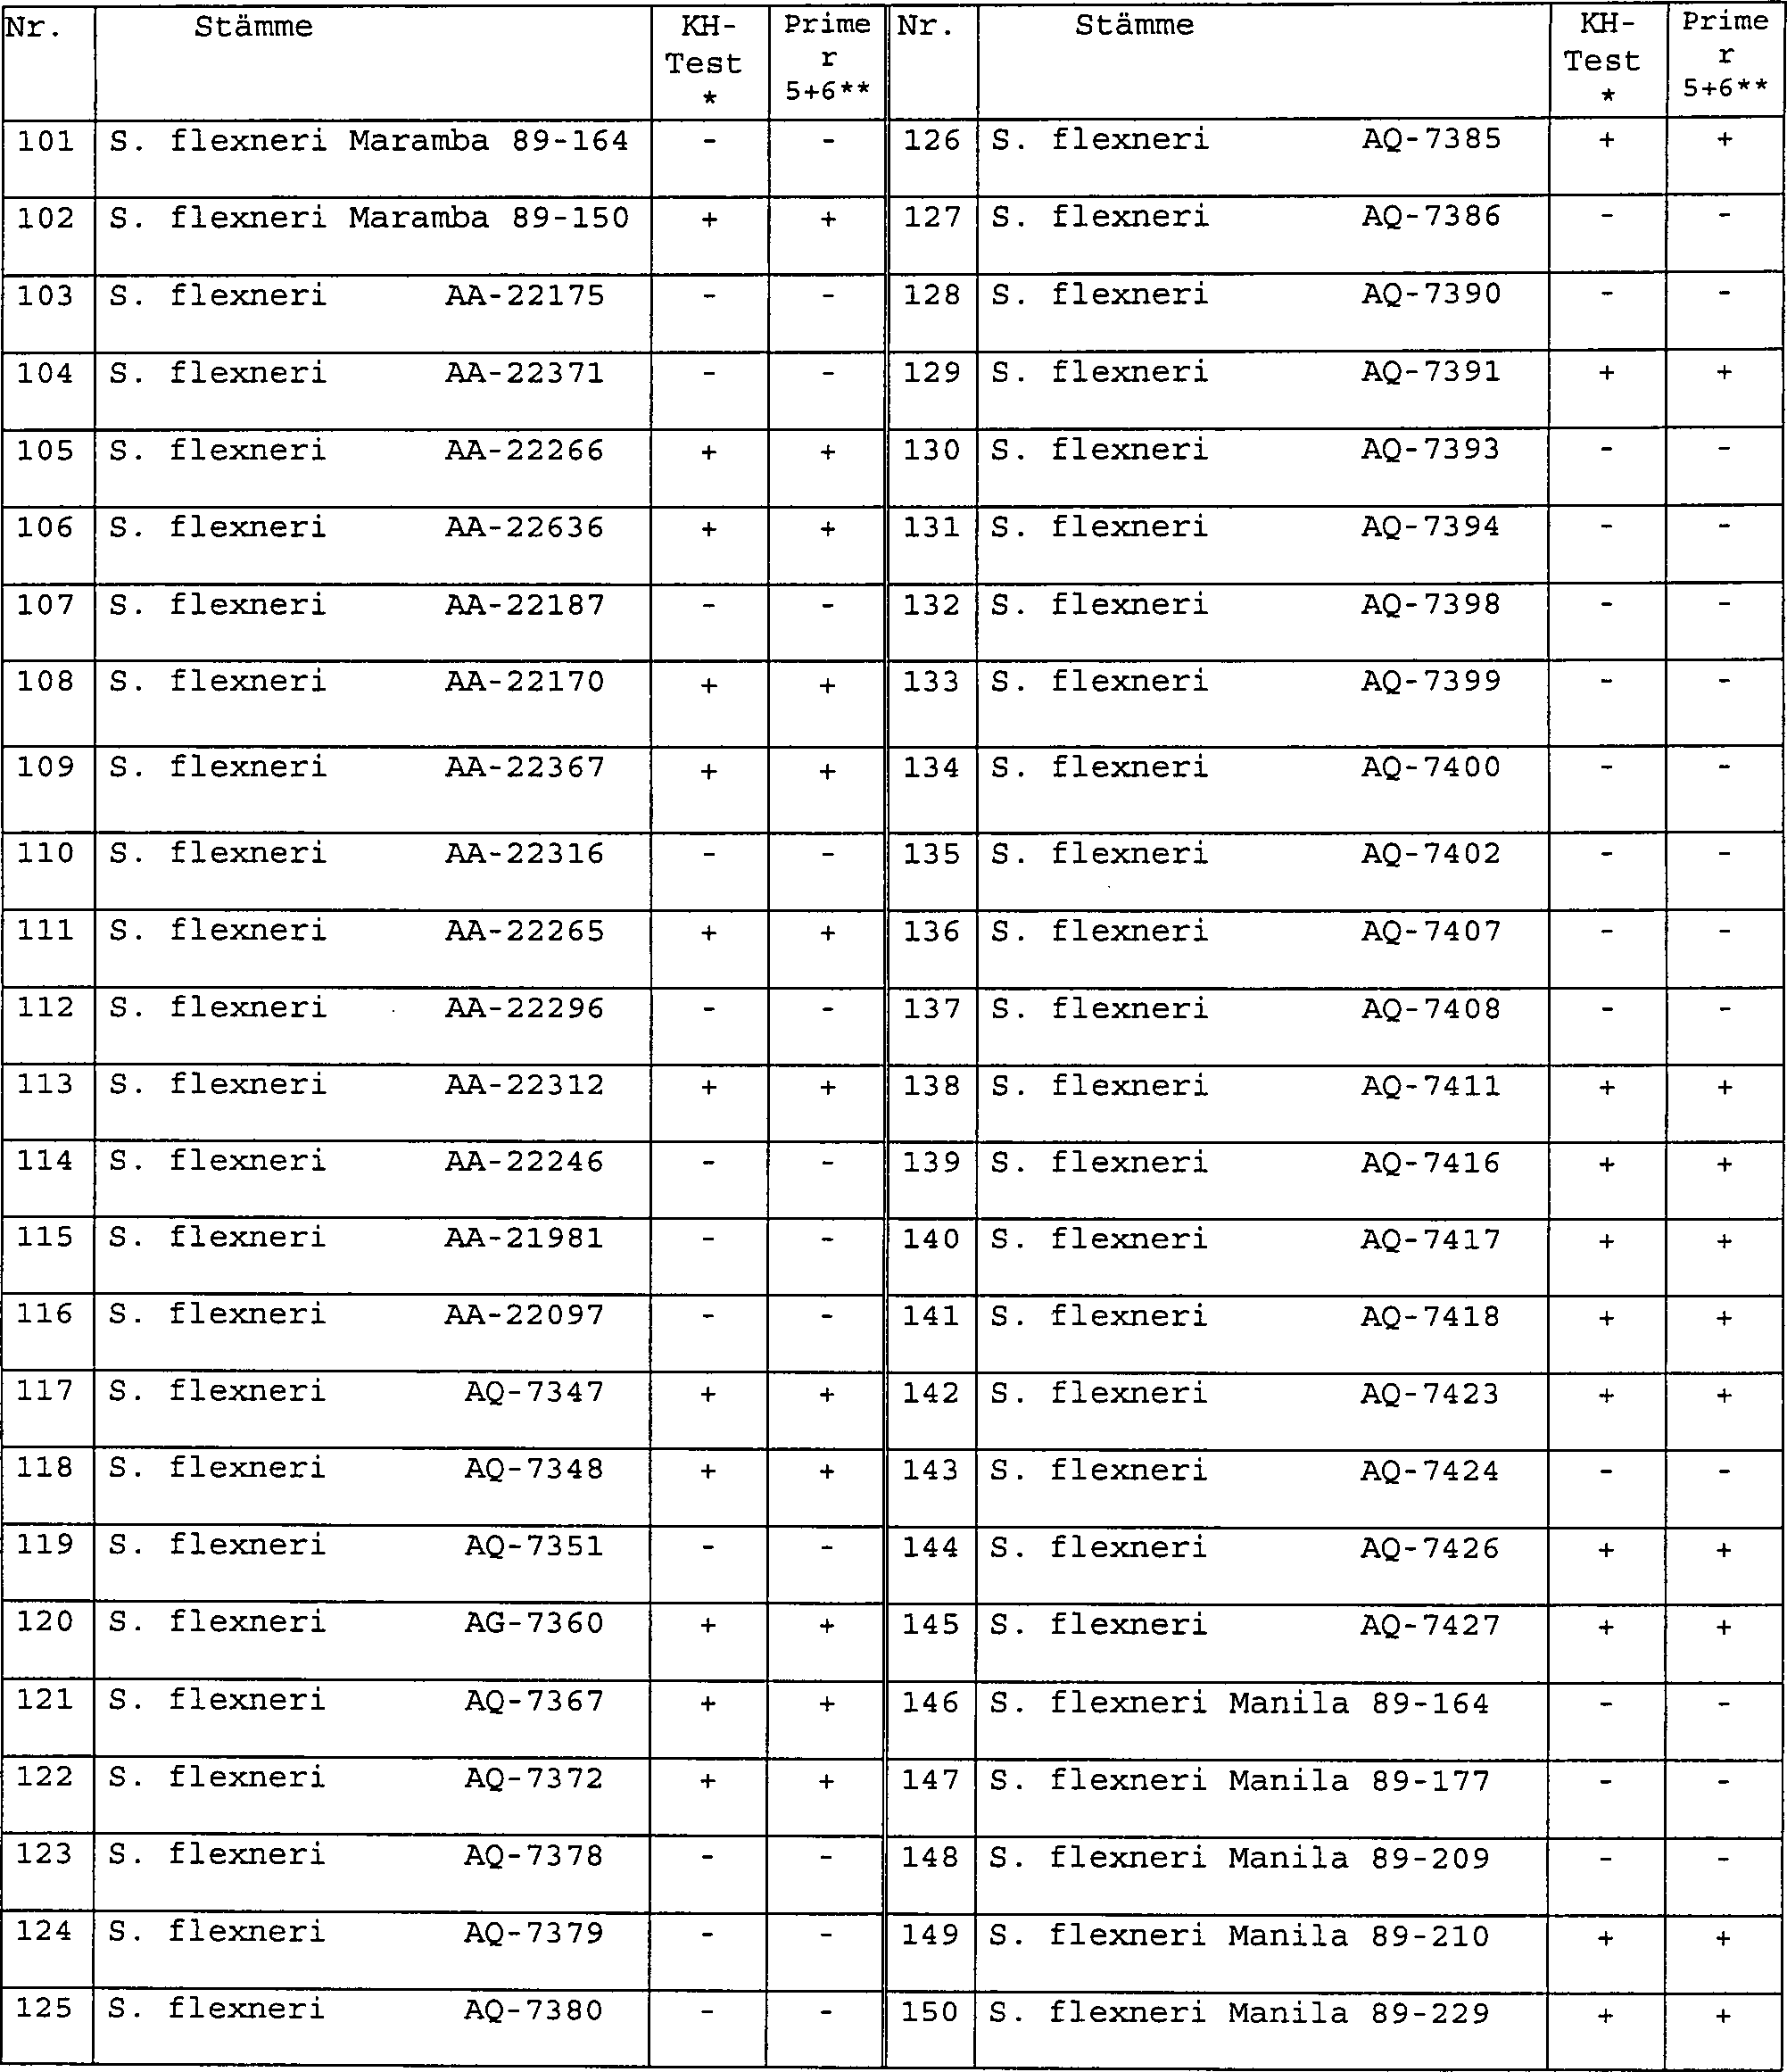
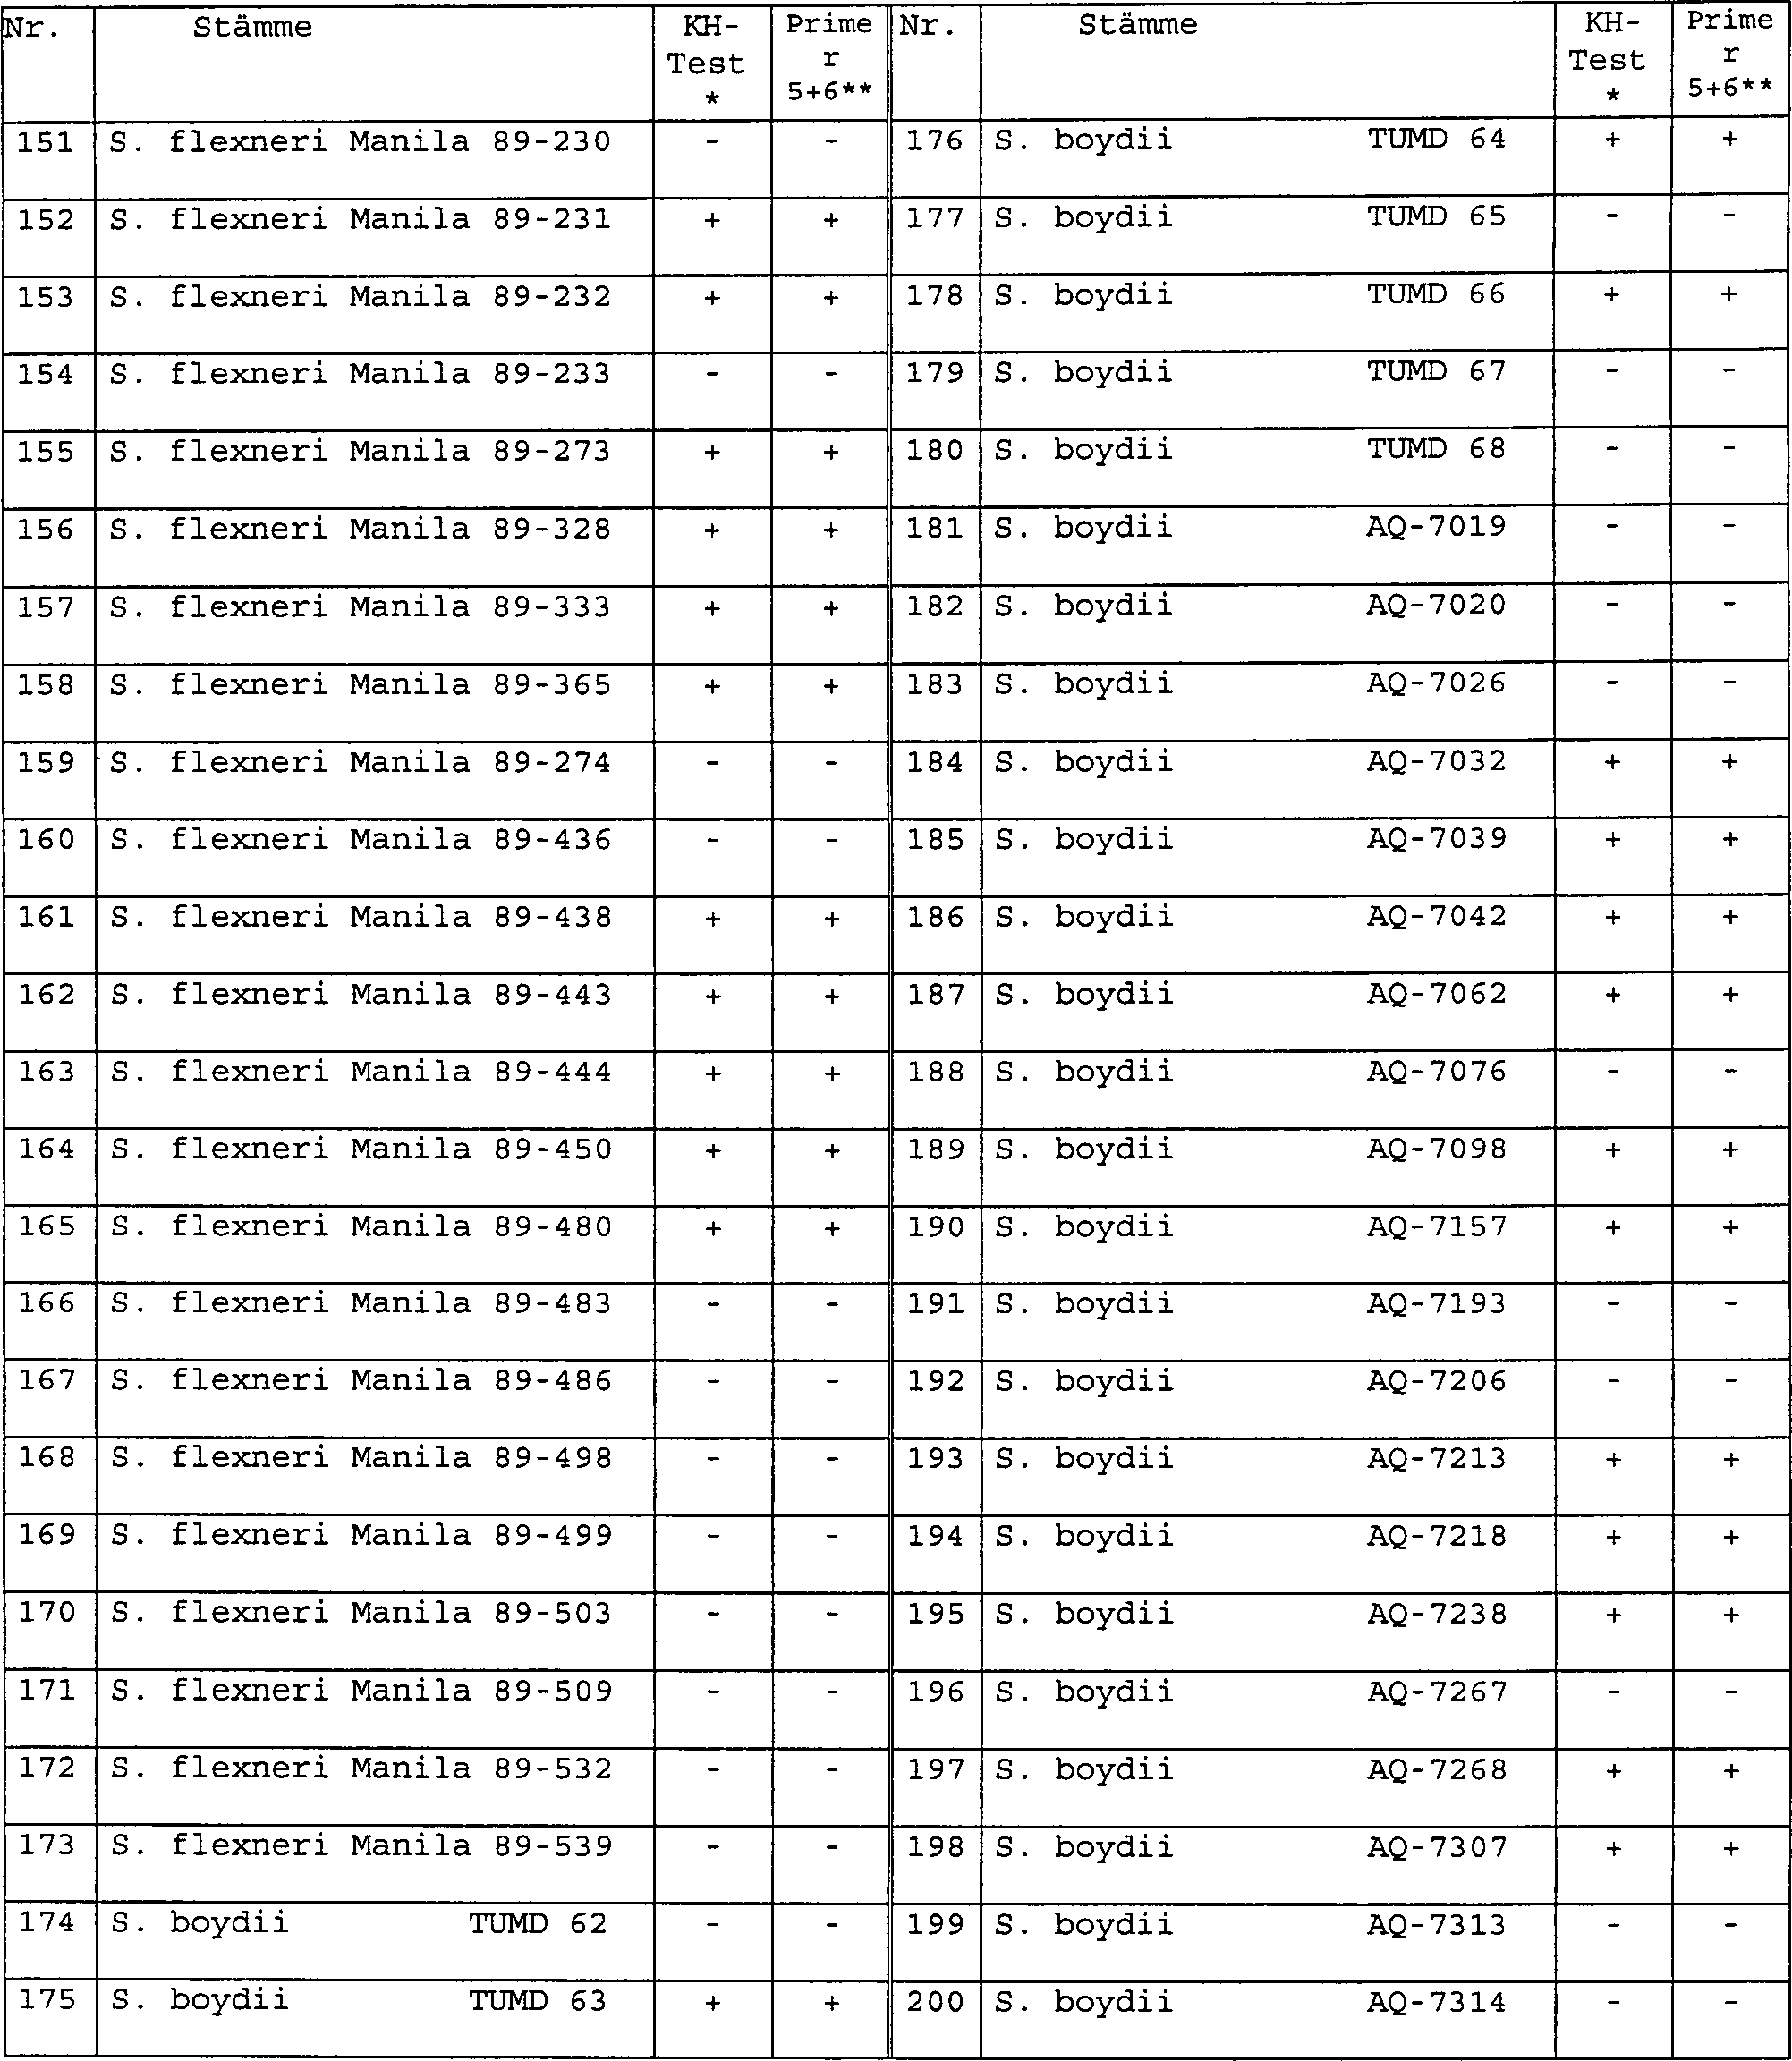
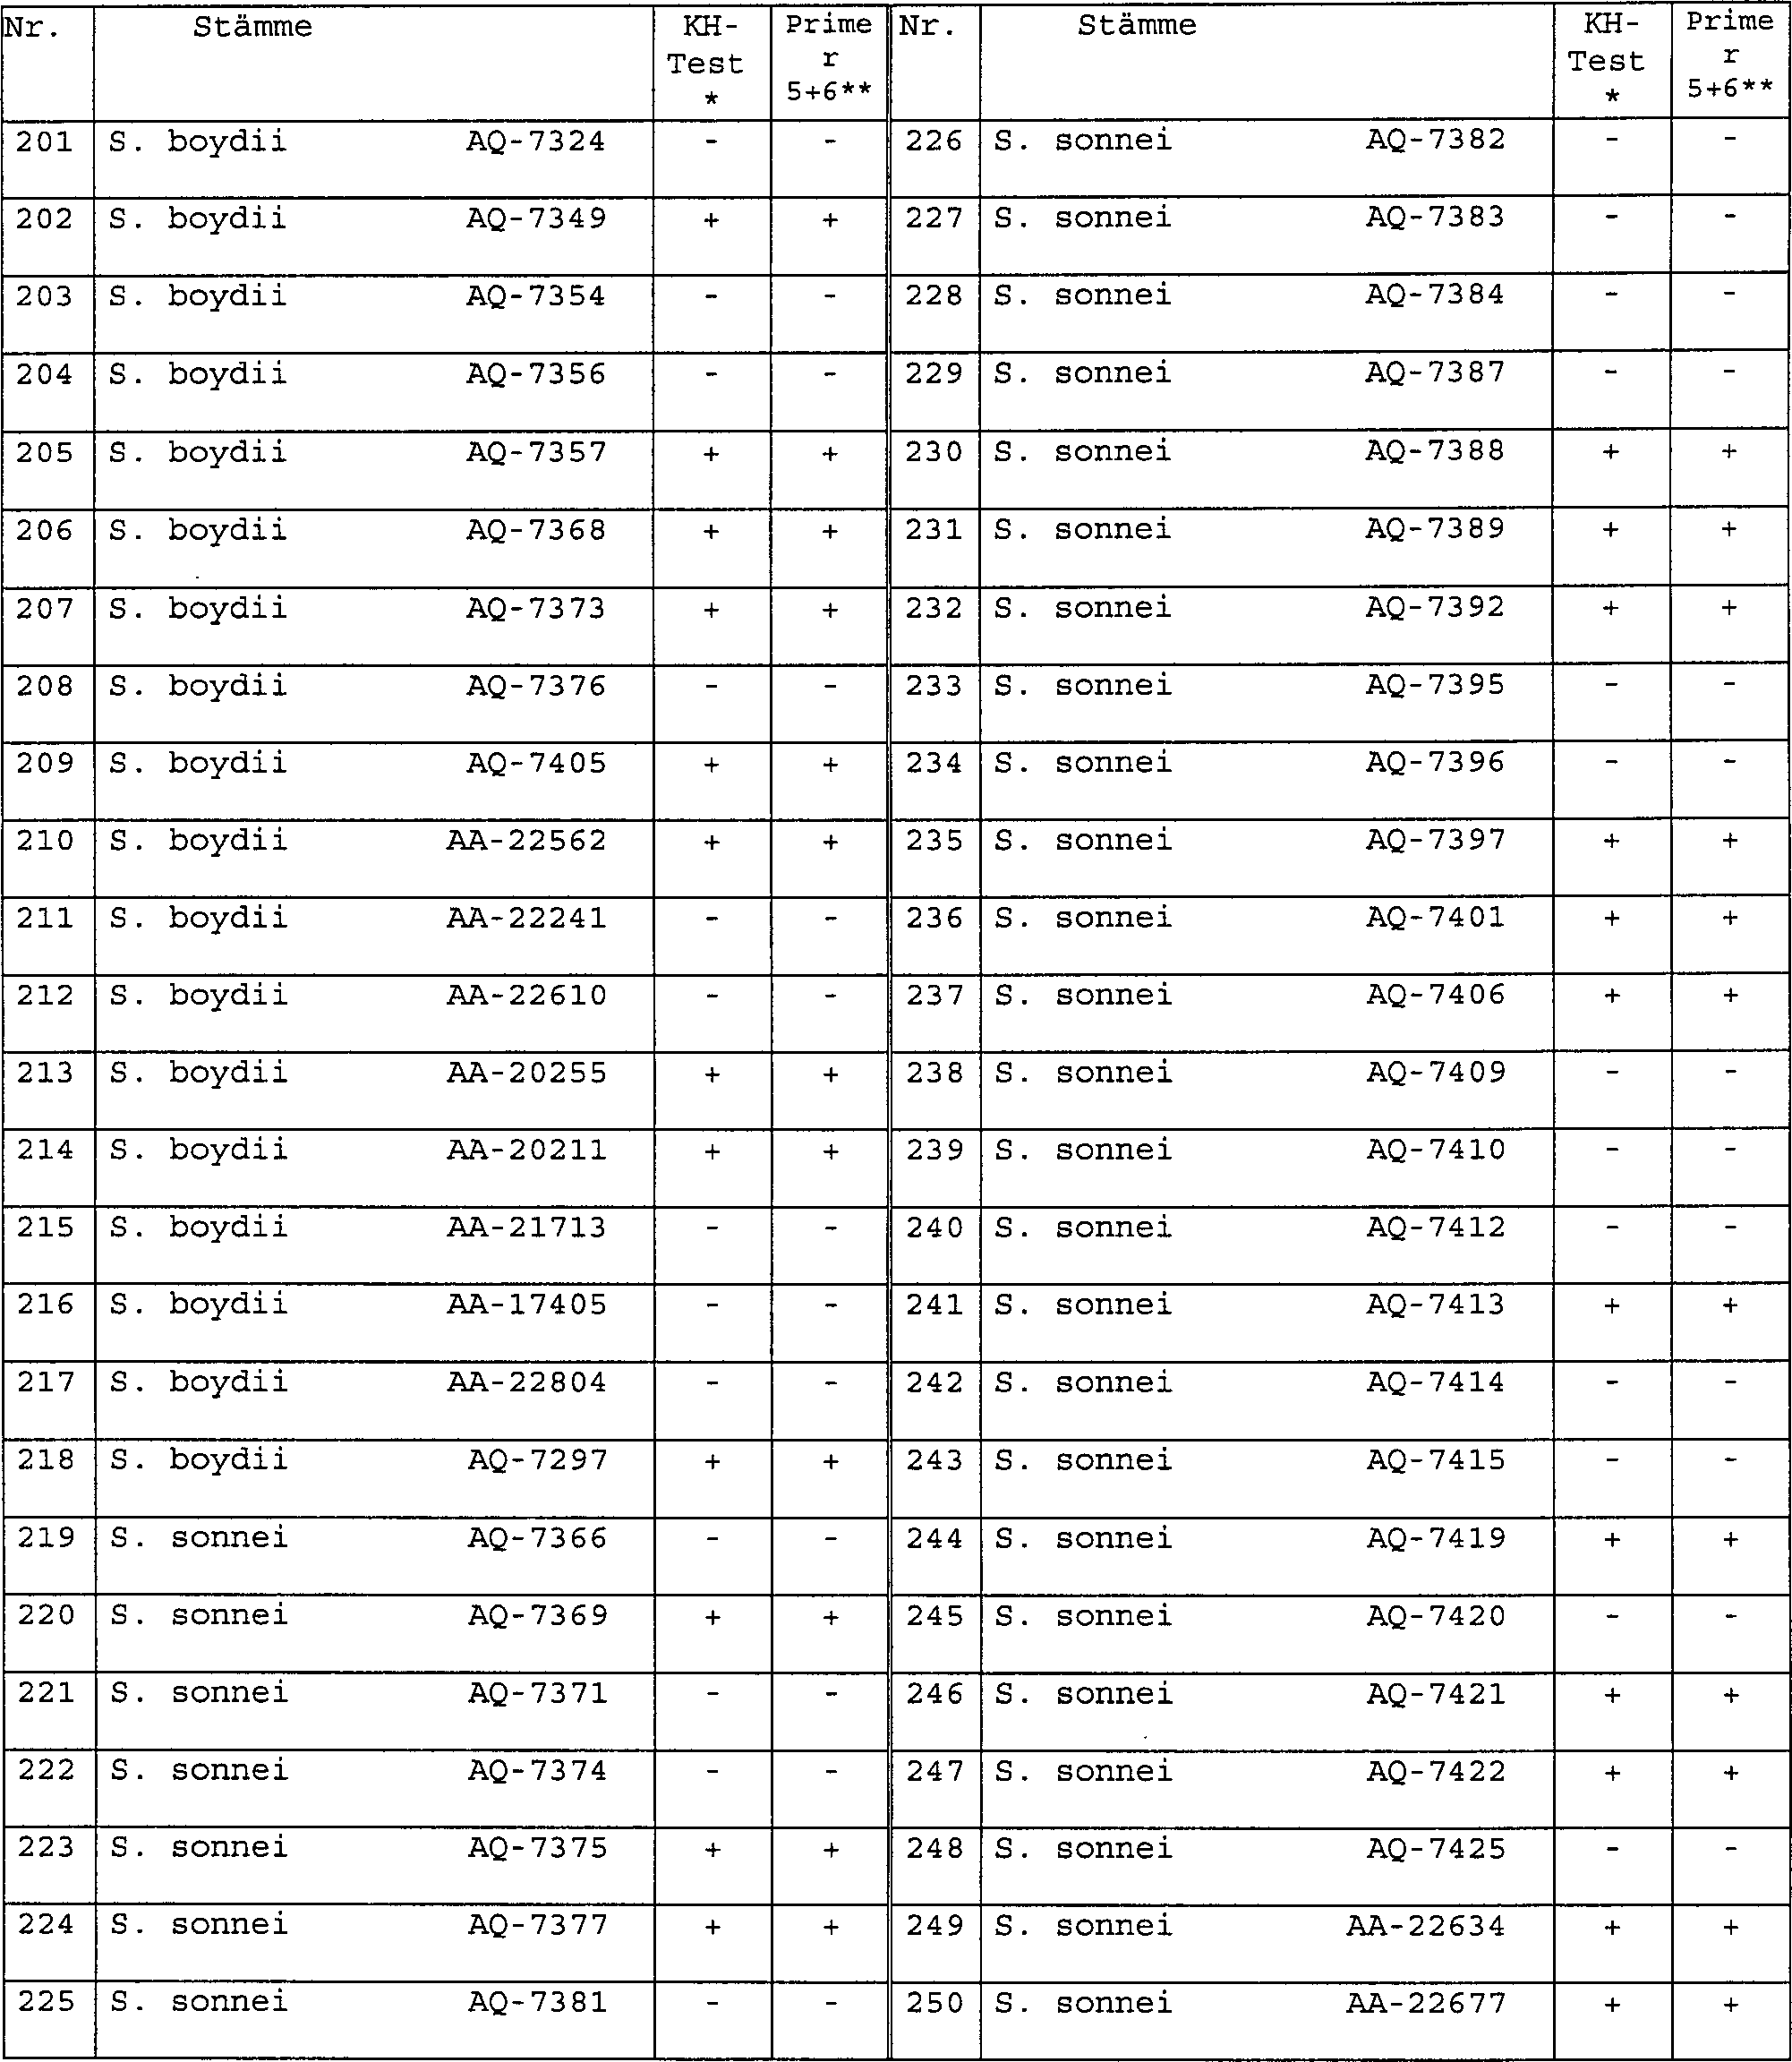
Die in Tabelle 1 aufgeführten 42
Stämme
von Shigella dysenteriae werden von Patienten oder anderen Quellen
erhalten. Mit jedem Stamm wird LB-Medium (1% Trypton, 0,5% Hefeextrakt,
1 Natriumchlorid) angeimpft und die Kultur über Nacht bei 37 °C unter aeroben
Bedingungen geschüttelt.
Jede Kulturbrühe
wird 10-fach mit 10 mM Tris-HCl-Puffer, pH 7,5 (im Folgenden als
TE-Puffer bezeichnet) verdünnt
und bei 95°C
10 Minuten erhitzt und anschließend
zentrifugiert; die Überstände werden
als Probenlösungen
verwendet.
-
Synthese der Primer
-
Als Primer zur Amplifikation des
Shiga-Toxingens von Shigella dysenteriae werden die oben beschriebenen
Oligonucleotide SEQ ID NO: 1 und SEQ ID NO: 2 auf der Grundlage
der bekannten Basensequenz des Shiga-Toxingens ausgewählt [Takao,
T. et al., Microb. Pathog., 5: 357–369 (1988)] und chemisch durch
das β-Cyanoethylphosphoamidit-Verfahren
unter Verwendung einer Cyclon-Plus-DNA-Synthesevorrichtung (hergestellt
von Milli-Gen/Bioresearch)
synthetisiert. Die synthetisierten Oligonucleotide werden durch
Hochleistungs-Flüssigchromatographie
unter Verwendung einer C18-Umkehrphasen-Säule gereinigt.
-
Das Shiga-Toxingen wird als identisch
mit dem VT1-Gen von EHEC oder VTEC betrachtet, ein Unterschied besteht
lediglich in einigen Basen [Takao, T. et al., Microb. Pathog., 5:
357– 369
(1988)].
-
PCR
-
Zu 3 μl der oben beschriebenen Probenlösung werden
17,05 μl
steriles destilliertes Wasser, 3 μl
10 × Reaktionspuffer,
4,8 μl dNTP-Lösung, 1,0 μl Primer
(1), 1,0 μl
Primer (2) und 0,15 μl
einer thermostabilden DNA-Polymerase gegeben, wodurch 30 μl einer Reaktionsmischung
hergestellt werden. Diese Reaktionsmischung wird mit 50 μl Mineralöl (hergestellt
von SIGMA) beschichtet. Die verwendeten Lösungen und Primer (1) und (2)
sind folgendermaßen
zusammengesetzt:
10 × Reaktionspuffer:
500 mM KCl, 100 mM Tris-HCl, pH 8,3, 15 mM MgCl2,
0,1% (w/v)-Gelatine.
-
dNTP-Lösung: Eine Mischung von dATP,
dCTP, dGTP und dTTP, jeweils mit einer Endkonzentration von 1,25
mM.
-
Primer (1) und (2): Wässrige Lösung der
oben beschriebenen chemisch synthetisierten gereinigten Produkte
(Konzentration, 3,75 OD/ml).
-
Primer: Die oben beschriebenen chemisch
synthetisierten und gereinigten Produkte werden folgendermaßen in Kombination
verwendet:
Primer (1) + Primer (2) = Oligonucleotid SEQ ID
NO: 1 + Oligonucleotid SEQ ID NO: 2
Thermostabile DNA-Polymerase:
Taq-DNA-Polymerase (5 Units/ml; hergestellt von Perkin Elmer Cetus).
-
Die Reaktionsbedingungen sind die
folgenden:
Hitzedenaturierung: 94°C für 1 Minute.
Hybridisierung
(Annealing): 55°C
für 1 Minute.
Polymerisation:
72°C für 1 Minute.
-
Der Zyklus aus Hitzedenaturierung,
Primer-Hybridisierung und Polymerisation (5,7 Minuten) wird 35 mal
wiederholt (Gesamtdauer etwa 3 Stunden). Dieses Verfahren wird unter
Verwendung einer DNA-Thermal-Cycler-Vorrichtung (hergestellt von
Perkin Elmer Cetus), in der die obigen Reaktionsbedingungen programmiert
sind, durchgeführt.
-
Nachweis
-
Agarosegel-Elektrophorese
-
Zum Nachweis des amplifizierten Nucleotidfragments
in der Reaktionsmischung wird Agarosegel-Elektrophorese wie im Folgenden
beschrieben durchgeführt.
-
Das verwendete Agarosegel besitzt
eine Gelkonzentration von 3% (w/v) und enthält Ethidiumbromid (0,5 μl/ml). Die
Elektrophorese wird bei einer konstanten Spannung von 100 V für 30 Minuten
durchgeführt.
Es werden die bei Maniatis et al. [Molecular Cloning, 2nd Edition
(1989)] beschriebenen Verfahren und Bedingungen verwendet. Zusätzlich zu
der Reaktionsmischung werden Molekurlargewichtsmarker gleichzeitig
elektrophoretisch behandelt. Die Länge des Nucleotidfragments
wird durch Vergleich der relativen Mobilitäten berechnet.
-
Umgekehrter passiver Latex-Agglutinationstest
(RPLA)
-
Es wird ein kommerziell erhältlicher
RPLA-Kit zum Nachweis von Escherichia coli-Verocytotoxin (hergestellt
von DENKA SEIKEN) erworben. Die Proben werden vorbereitet und gemäß der beigefügten Gebrauchsanweisung
getestet.
-
Ergebnisse
-
Die Basensequenz des Shiga-Toxingens
von Shigella dysenteriae wurde bereits bestimmt. Deshalb kann die
Länge des
durch PCR amplifizierten Nucelotids unter Verwendung der Oligonucleotide
der vorliegenden Erfindung als Primer leicht abgeschätzt werden.
Insbesondere wird, wenn die Oligonucleotide SEQ ID NO: 1 und SEQ
ID NO: 2 der vorliegenden Erfindung zu sammen verwendet werden, eine
Nucleotidsequenz von 349 Basen (oder eine Nucleotid-Duplex von 349
Basenpaaren) amplifiziert. Wenn diese Schätzung mit der Länge des
amplifizierten Nucleotidfragments übereinstimmt, wird daraus geschlossen,
dass durch die PCR unter Verwendung der Primer-Kombination die Zielregion
des Shiga-Toxingens korrekt amplifiziert wird, und dass der bakterielle
Stamm in der Probe das Shiga-Toxingen aufweist. Die aus der Agarosegel-Elektrophorese
mit den 34 Teststämmen
erhaltenen Ergebnisse sind in Tabelle 1 wiedergegeben. Durch die
PCR unter Verwendung der Primer der vorliegenden Erfindung wird
lediglich die DNA von Stämmen
amplifiziert, die positive Ergebnisse in der RPLA ergeben, wobei
keine Amplifikation von DNA von Shiga-Toxin negativen Stämmen auftritt.
Dies deutet darauf hin, dass durch die PCR unter Verwendung der
Primer der vorliegenden Erfindung das Shiga-Toxingen korrekt amplfiziert werden
kann, und dass Shigella dysenteriae, welcher das Shiga-Toxingen aufweist,
mit hoher Genauigkeit unter Verwendung der Oligonucleotide der vorliegenden
Erfindung nachgewiesen werden kann.
-
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für das Shiga-Toxingen sind,
werden die DNA's
klinisch bedeutender pathogener Bakterien, bei denen es sich nicht
um Shigella dysenteriae handelt, mit den Primern der vorliegenden
Erfindung untersucht. Es wird das gleiche Verfahren wie in Beispiel
1 verwendet, ausgenommen das Verfahren zur Herstellung der Proben.
-
Herstellung der Proben
-
Mit jedem der in Tabelle 2 aufgeführten Stämme wird
ein geeignetes Anreicherungsmedium angeimpft, welches über Nacht
bei 37°C
unter aeroben oder anaeroben Bedingungen kultiviert wird (Clostridium
perfringens, Campylobacter jejuni, Campylobacter coli, Bacteroides
flagilis, Bacteroides vulgatus, Lactobacillus acidophilus und Bifidobacterium
adolescentis werden unter anaeroben Bedingungen kultiviert, während Neisseria gonorrhoeae
und Neisseria menigitidis in Gegenwart von 3 bis 10 CO2 kultiviert
werden. Die bakteriellen Zellen werden durch Zentrifugation von
0,5 ml jeder Kulturbrühe
gewonnen und einmal mit TE-Puffer gewaschen. Zu diesen bakteriellen
Zellen werden eine N-Acetylmuraminidase-Lösung in 50 mM Phosphatpuffer,
pH 7,5, und eine Achromopeptidase-Lösung in dem gleichen Puffer
zu Endkonzentrationen von 50 μg/ml
bzw. 1 mg/ml gegeben und anschließend bei 37°C 10 Minuten inkubiert, um die
Zellen zu lysieren. Eine 1 : 1-Phenol-/Cloroform-Mischung, gesättigt mit
TE-Puffer, wird dem Lysat zugegeben und anschließend kräftig gerührt. Nach Zentrifugation wird
der Überstand
gewonnen und mit Ethanol behandelt, um die Nukleinsäuren auszufällen. Der
resultierende Niederschlag wird in 1 ml TE-Puffer gelöst; diese
Lösung
wird als Probe verwendet. Ebenso wird humane Plazenta-DNA mit einer
Konzentration von 1 μg/ml
auf die gleiche Weise wie oben PCR unterworfen.
-
Ergebnisse
-
Tabelle 2 zeigt die Ergebnisse des
Tests unter Verwendung der Kombination der Primer der vorliegenden
Erfindung. Mit dieser Primer-Kombination werden keine anderen DNA's als die von Shiga-Toxin
produzierendem Shigella dysenteriae und verocytotoxin-1-produziertendem
Escherichia coli amplifiziert.
-
Daraus kann geschlossen werden, dass
die Oligonucleotid-Primer der vorliegenden Erfindung selektiv mit
DNA von Bakterien reagieren, die das Shiga-Toxingen aufweisen.
-
Durch die in den obigen Beispielen
der vorliegenden Erfindung verwendete Agarosegel-Elektrophorese
können
Nucleotidfragmente mit einem Längenunterschied
von 5–10
Basen (Basenpaaren) bei Nucleotidfragmenten von nicht mehr als 100
Basen (Basenpaaren) und von 10 bis 20 Basen (Basenpaaren) bei Nucleotidfragmenten
von 100 bis 500 Basen (Basenpaaren) unterschieden werden. Außerdem ermöglicht die
Verwendung anderer Gelmaterialien, wie Acrylamid, die Verbesserung
der Genauigkeit bei der Bestimmung der Länge der Nucleotidfragmente.
Somit kann die Zuverlässigkeit
des seletiven Nachweises des Zielgens in der vorliegenden Erfindung
weiter erhöht
werden.
-
-
-
Beispiel 2: Nachweis von
Shigella-Arten und EIEC, welche beide das ipaH-Gen aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
Es wird das gleiche Verfahren wie
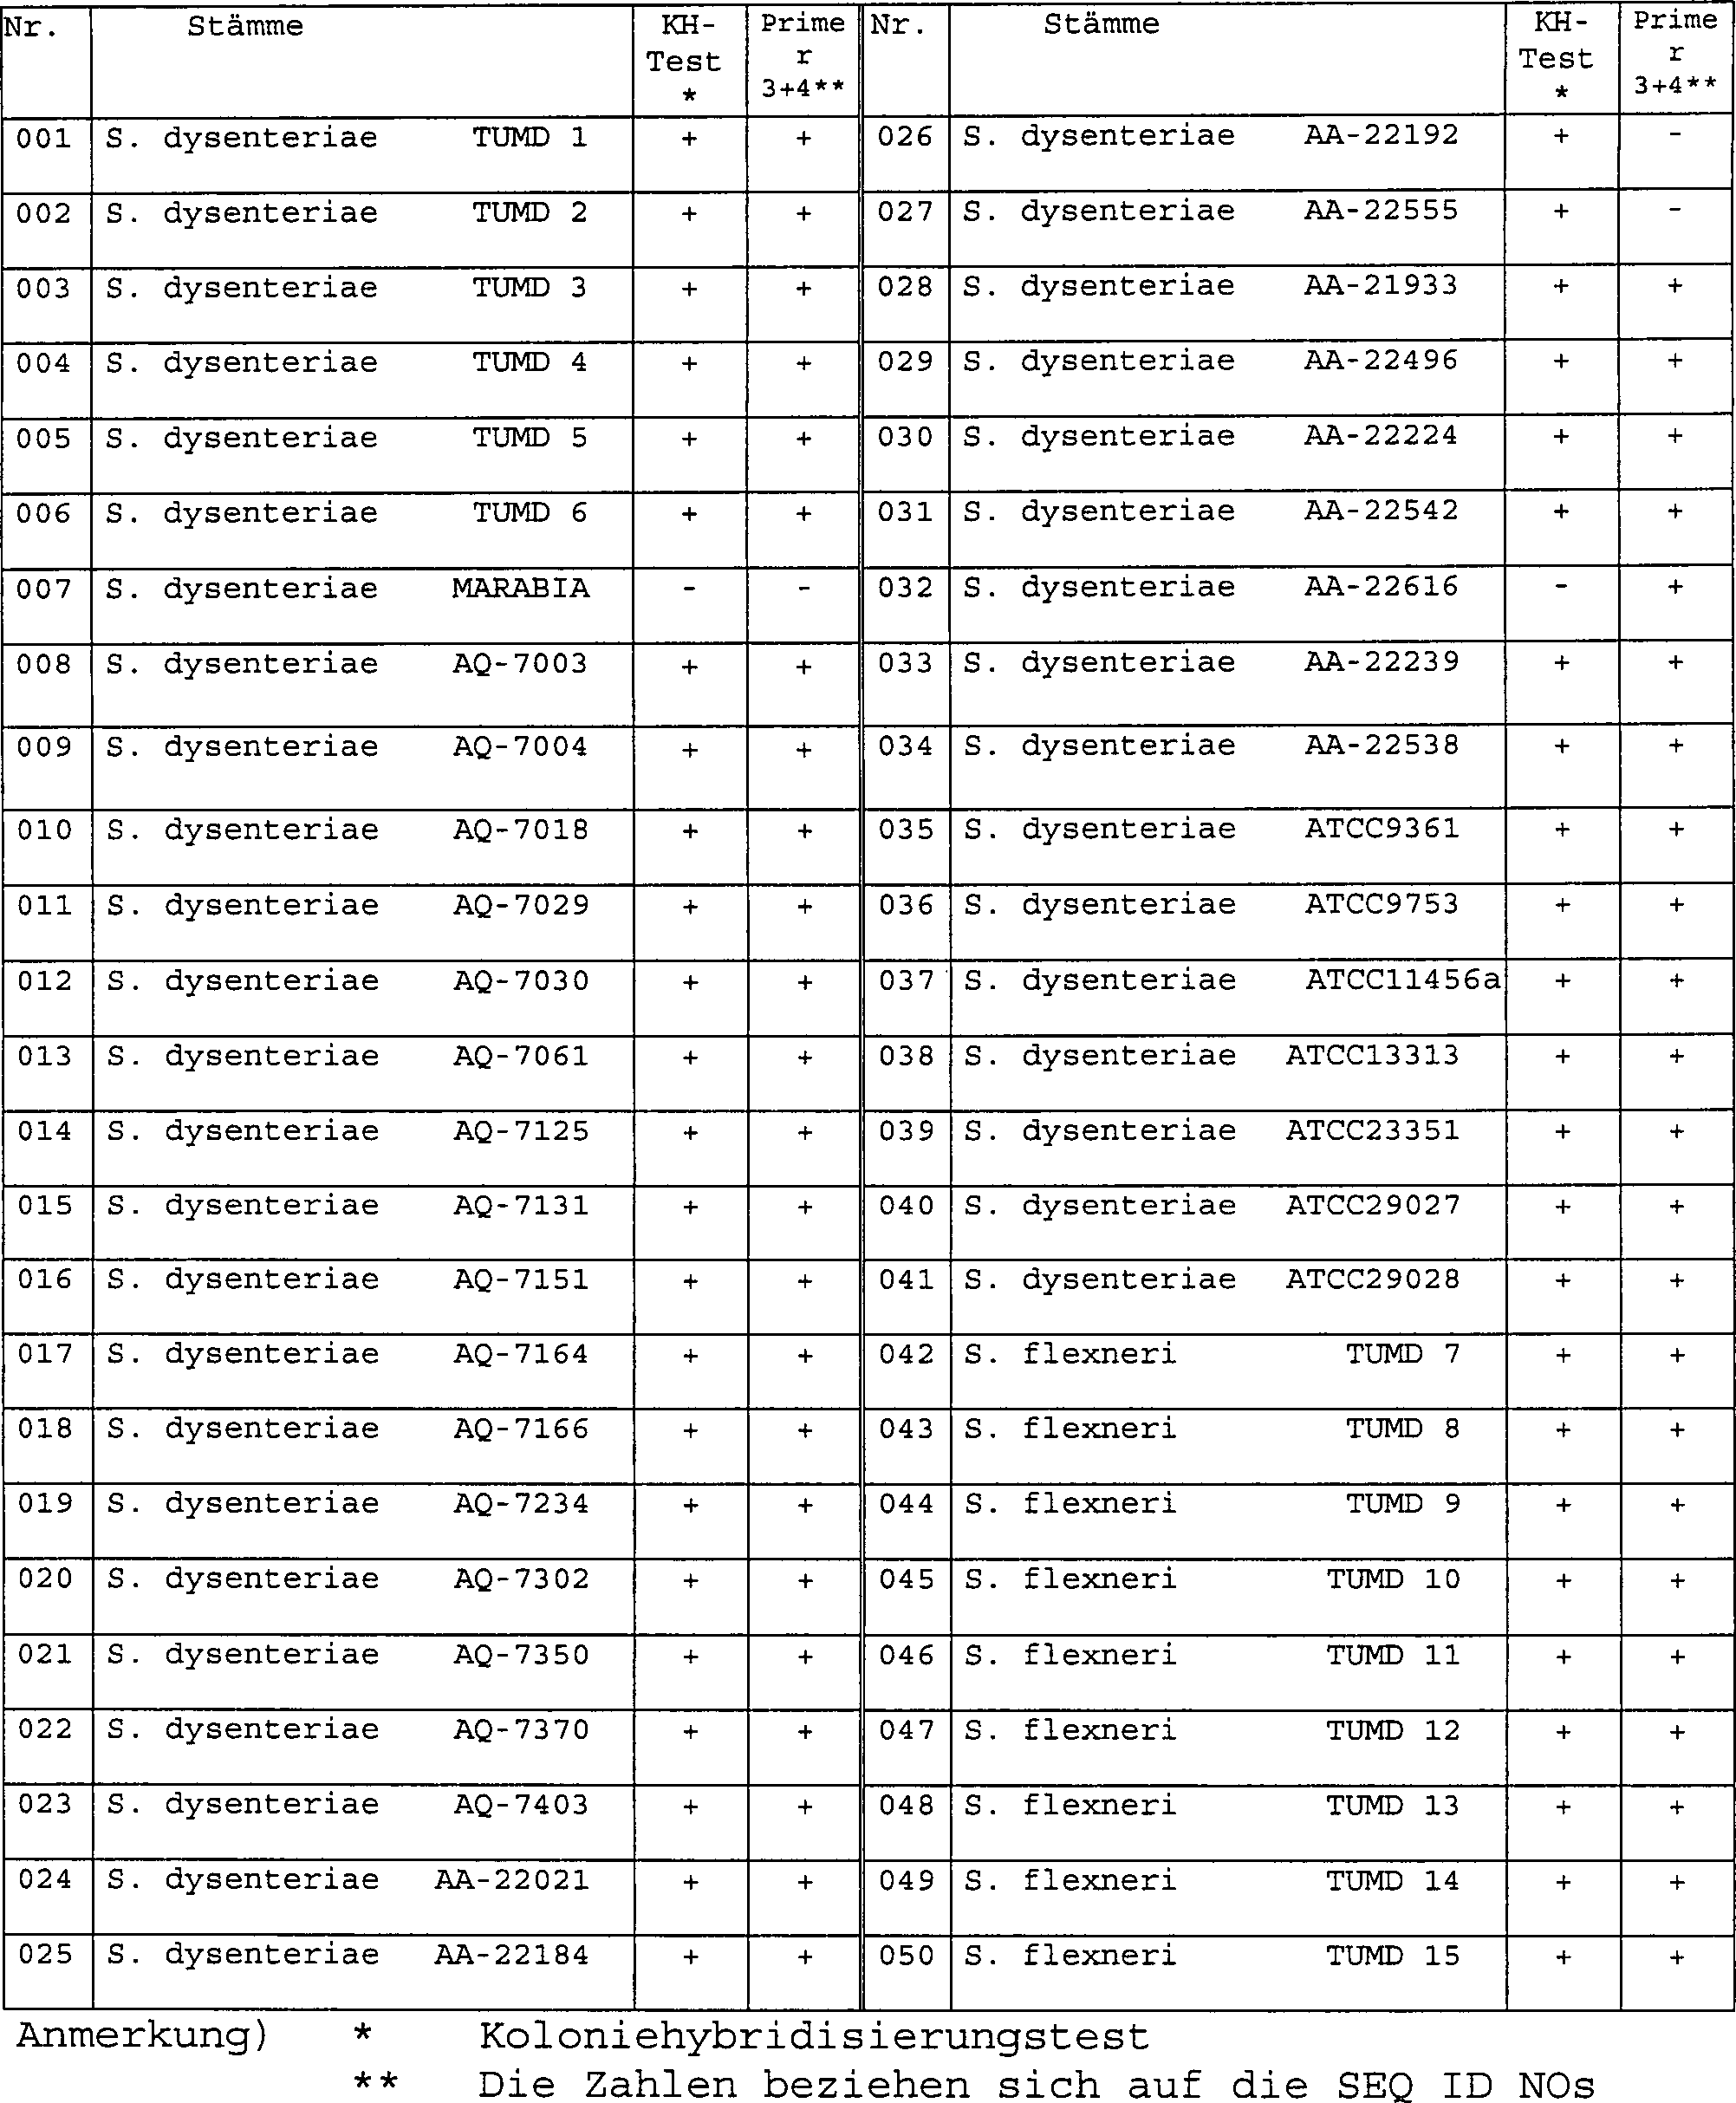
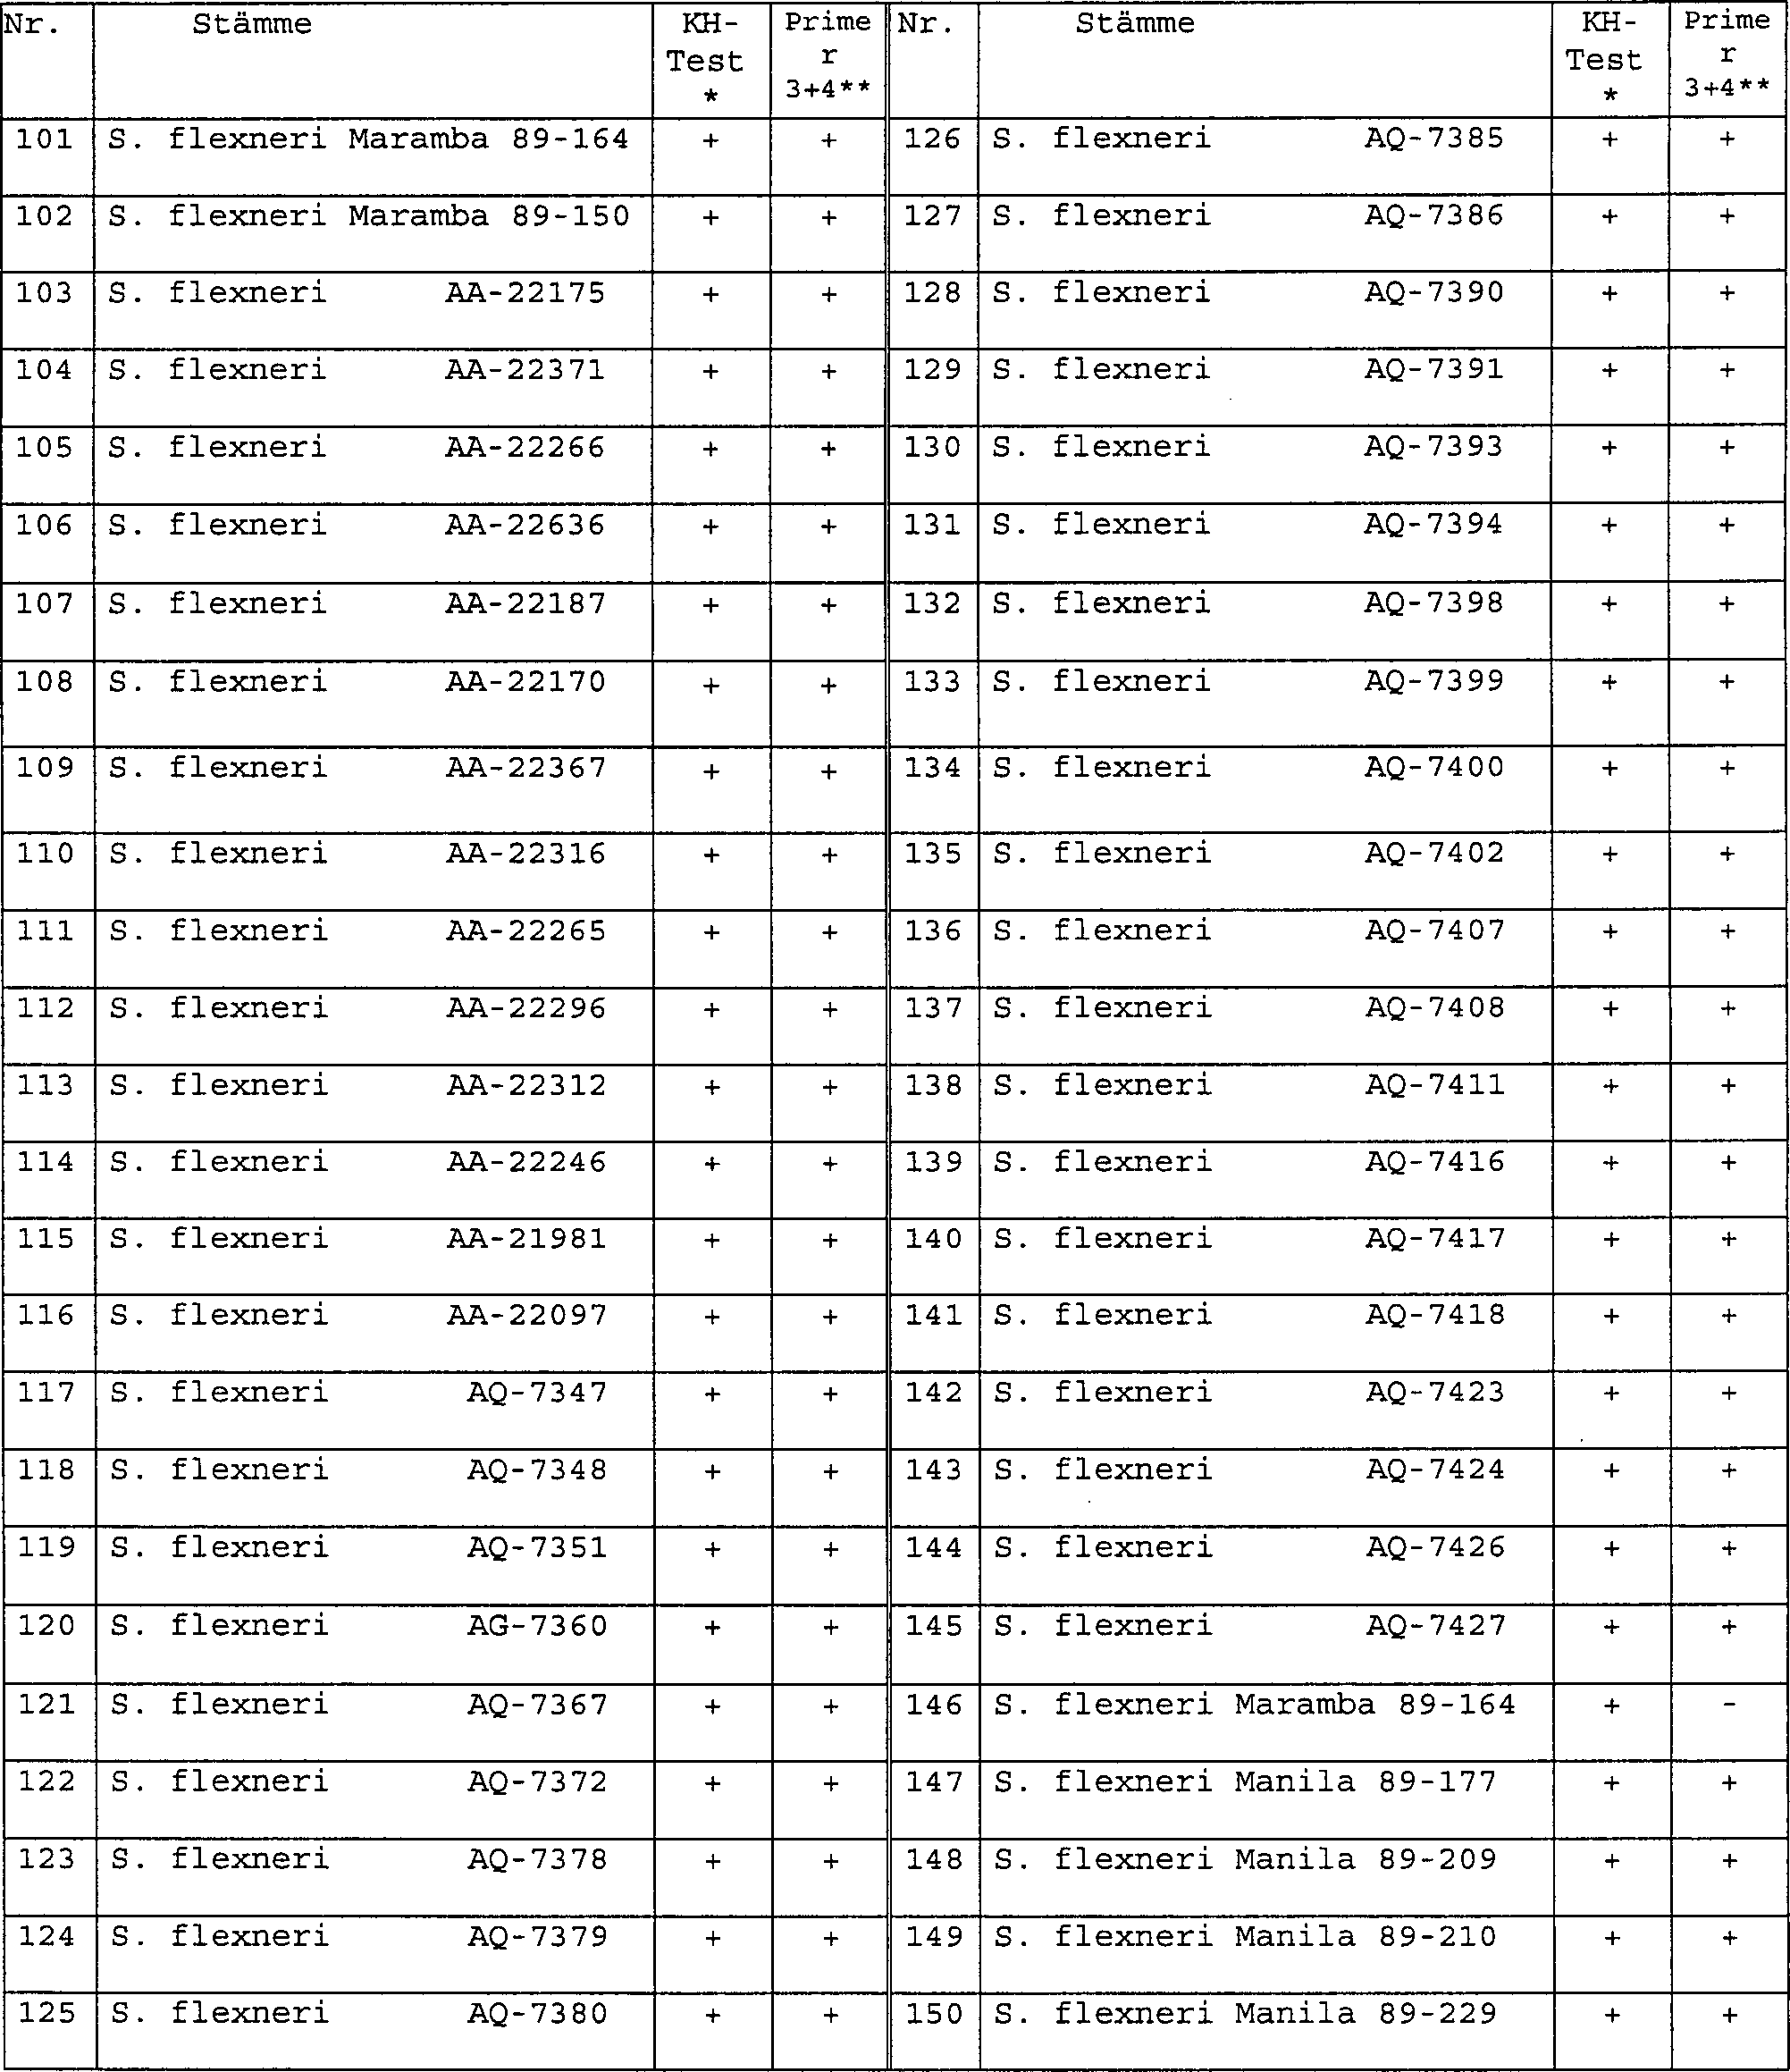
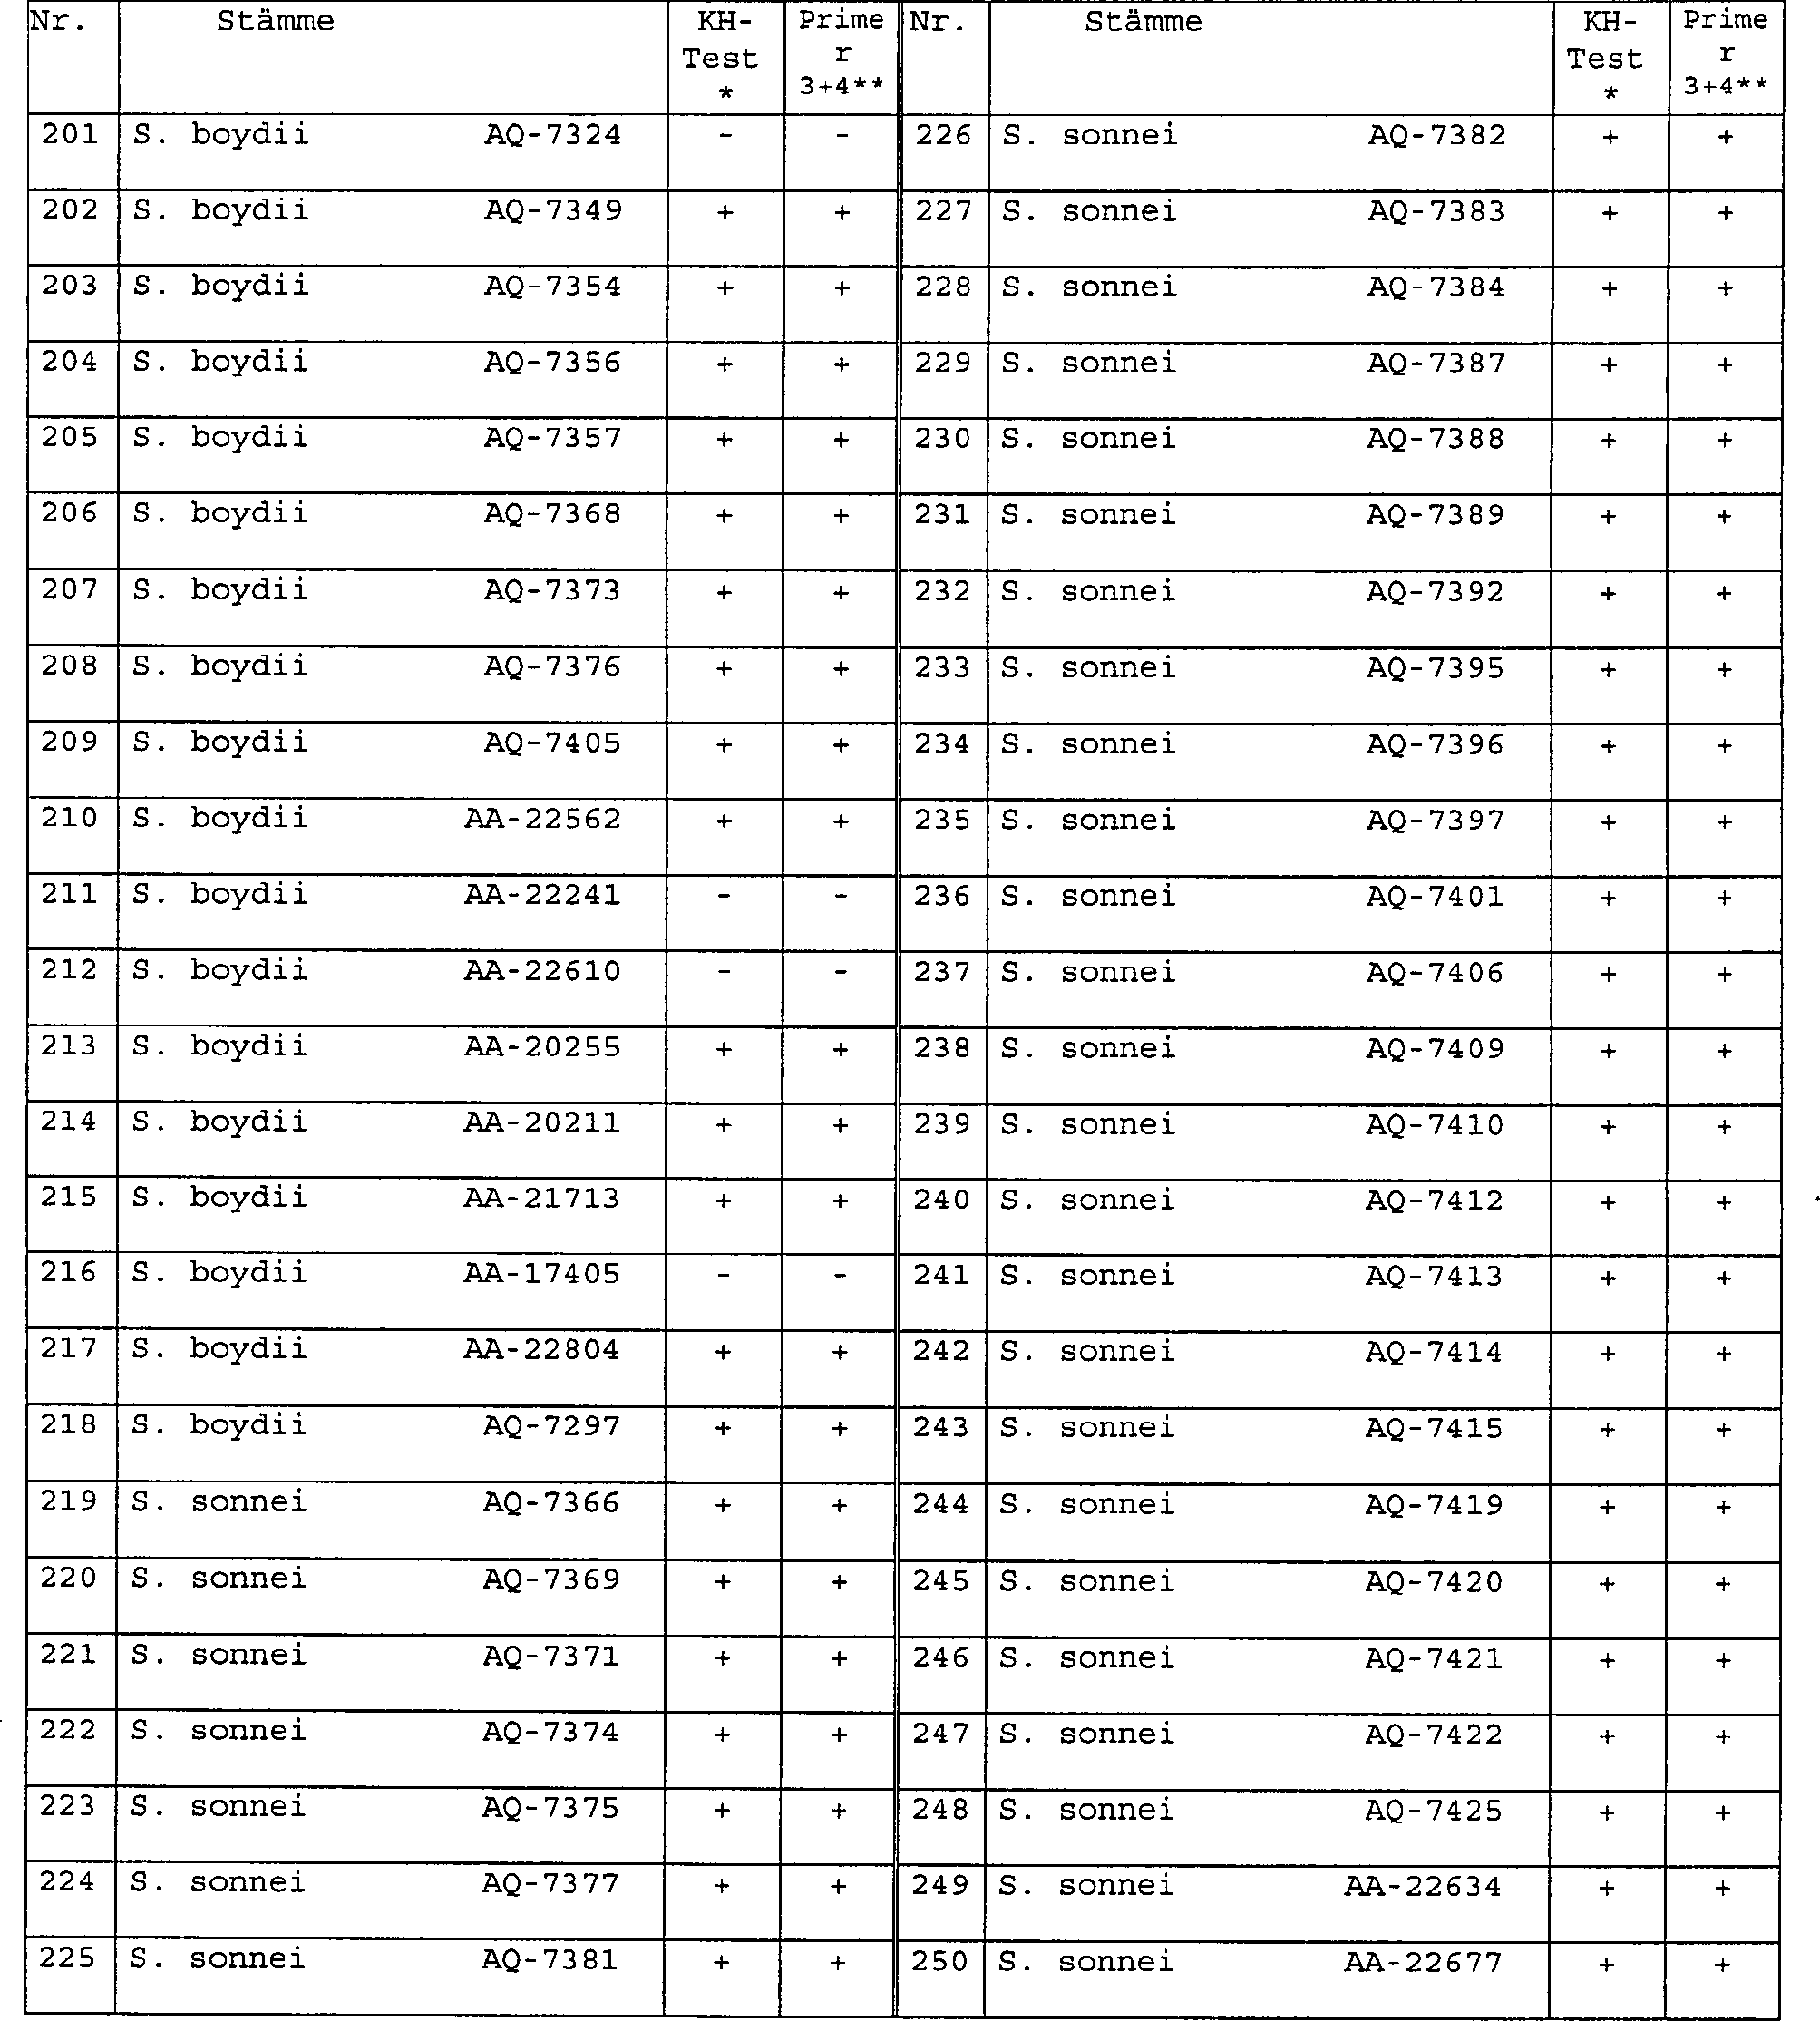
in Beispiel 1 angewendet, mit dem Unterschied, dass die in den Tabellen
3-1 bis 3-7 aufgeführten
Stämme
von Shigella-Arten und EIEC verwendet werden.
-
Synthese der Primer
-
Als Primer zur Amplifikation des
ipaH-Gens von Shigella-Arten
und EIEC-Stämmen
werden die oben beschriebenen Oligonucleotide SEQ ID NO: 3 und SEQ
ID NO: 4 auf der Grundlage der bekannten Basensequenz des ipaH-Gens
ausgewählt
[Hartmann, A. B., et al., J. Bacteriol., 172, 1905–1915 (1990);
Venkatesan, M. M., et al., Mol. Microbiol., 5, 2435–2446 (1991)].
Diese Oligonucleotide werden durch das gleiche Verfahren wie in
Experiment 1 von Beispiel 1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass die folgende Oligonucleotid-Kombination
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 3 + Oligonucleotid SEQ ID NO: 4
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet.
-
Koloniehybridisierungstest
-
Es wird ein Koloniehybridisierungstest
unter Verwendung einer Oligonucleotid-Sonde, die spezifisch für das ipaH-Gen
ist, gemäss
dem von Grunstein beschriebenen Verfahren durchgeführt [Grunstein,
M. und Hogness, D., Proc. Natl. Acad. Sci., 72, 3961 (1975)].
-
Ergebnisse
-
Die Basensequenz des ipaH-Gens von
Shigella-Arten und EIEC wurde bereits bestimmt. Aus diesem Grund
kann die Länge
der Nucleotidfragmente, die durch PCR unter Verwendung der Oligonucleotide
der vorliegenden Erfindung als Primer amplifiziert wurden, leicht
geschätzt
werden. Insbesondere sollte, wenn die Oligonucleotide SEQ ID NO:
3 und SEQ ID NO: 4 der vorliegenden Erfindung in Kombination verwendet
werden, ein Nucleotidfragment von 242 Basen (oder eine Nucleotidduplex
von 242 Basenpaaren) amplifiziert werden. Wenn diese Schätzung mit
der Länge
des amplifizierten Nucleotidfragments übereinstimmt, wird angenommen,
dass durch die PCR unter Verwendung der Primerkombination die Zielregion
in dem ipaH-gen korrekt amplifiziert wurde, und dass der bakterielle
Stamm in der Probe das ipaH-Gen
aufweist. Die aus der Agarosegel-Elektrophose mit 341 Teststämmen erhaltenen
Ergebnisse sind in den Tabellen 3-1 bis 3-7 wiedergegeben. Durch
die PCR unter Verwendung der Primer der vorliegenden Erfindung wird
lediglich die DNA von Stämmen amplifiziert,
welche ipaH-positive Ergebnisse beim Koloniehybridisierungstest
ergeben, während
bei den ipaH-negativen Stämmen
keine Amplifikation der DNAs auftritt. Dies zeigt, dass durch die
PCR unter Verwendung der Primer der vorliegenden Erfindung das ipaH-Gen
korrekt amplifiziert werden kann, und dass Shigella-Arten und EIEC,
welche beide das ipaH-Gen aufweisen, mit hoher Genauigkeit unter
Verwendung der Oligonucleotide der vorliegenden Erfindung nachgewiesen
werden können.
-
-
-
-
-
-
-
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für das ipaH-Gen sind, werden
die DNAs klinisch bedeutender pathogener Bakterien, bei denen es
sich nicht um Shigella-Arten und EIEC handelt, mit den Primern der
vorliegenden Erfindung untersucht. Es wird das gleiche Verfahren
wie in Experiment 1 angewendet, ausgenommen das Verfahren zur Herstellung
der Proben.
-
Herstellung der Proben
-
Jeder der in Tabelle 4 aufgeführten Stämme wird
auf die gleiche Weise wie in Experiment 2 von Beispiel 1 behandelt.
-
Ergebnisse
-
Tabelle 4 zeigt die Ergebnisse des
Tests, bei dem die Kombination der Primer der vorliegenden Erfindung
verwendet wurde. Mit dieser Primer-Kombination werden keine anderen
DNAs als die von Shigella-Arten und EIEC amplifiziert. Daraus kann
geschlossen werden, dass die Oligonucleotid-Primer der vorliegenden
Erfindung selektiv mit DNAs von Bakterien reagieren, welche das
ipaH-Gen aufweisen.
-
-
Beispiel 3: Nachweis von
Shigella-Arten und EIEC, welche das invE-Gen aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet, mit dem Unterschied, dass die in den Tabelle
3-1 bis 3-7 aufgeführten
341 Stämme
von Shigella-Arten und EIEC verwendet werden.
-
Synthese der
Primer
-
Als Primer zur Amplifikation des
invE-Gens von Shigella-Arten
und EIEC werden die oben beschriebenen Oligonucleotide SEQ ID NO
: 5 und SEQ ID NO : 6 auf der Grundlage der bekannten Basensequenzen des
invE-Gens ausgewählt
[Watanabe, H., et al., J. Bacteriol., 172, 619–629 (1990)]. Diese Oligonucleotide werden
durch das gleiche Verfahren wie in Experiment 1 von Beispiel 1 chemisch
synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass die folgende Oligonucleotid-Kombination
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 5 + Oligonucleotid SEQ ID NO: 6
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet.
-
Koloniehybridisierungstest
-
Es wird ein Koloniehybridisierungstest
unter Verwendung einer Oligonucleotid-Sonde, die spezifisch für das invE-Gen
ist, gemäss
dem von Grunstein beschriebenen Verfahren durchgeführt [Grunstein,
M. und Hogness, D., Proc. Natl. Acad. Sci., 72, 3961 (1975)].
-
Ergebnisse
-
Die Basensequenz des invE-Gens von
Shigella-Arten und EIEC wurde bereits bestimmt. Aus diesem Grund
kann die Länge
der Nucleotidfragmente, die unter Verwendung der Oligonucleotide
der vorliegenden Erfindung als Primer durch PCR amplifiziert werden,
leicht geschätzt
werden. Insbesondere sollte, wenn die Oligonucleotide SEQ ID NO:
5 und SEQ ID NO: 6 der vorliegenden Erfindung in Kombination verwendet
werden, ein Nucleotidfragment von 293 Basen (oder eine Nucleotidduplex
von 293 Basenpaaren) amplifiziert werden. Wenn diese Einschätzung mit
der Länge
der amplifizierten Nucleotidsequenz übereinstimmt, wird angenommen,
dass mit dieser Primer-Kombination die Zielregion in dem invE-Gen
korrekt amplifiziert wird, und dass der bakterielle Stamm in der
Probe das invE-Gen aufweist. Die Ergebnisse, die aus der Agarosegel-Elektrophorese
mit 341 Teststämmen
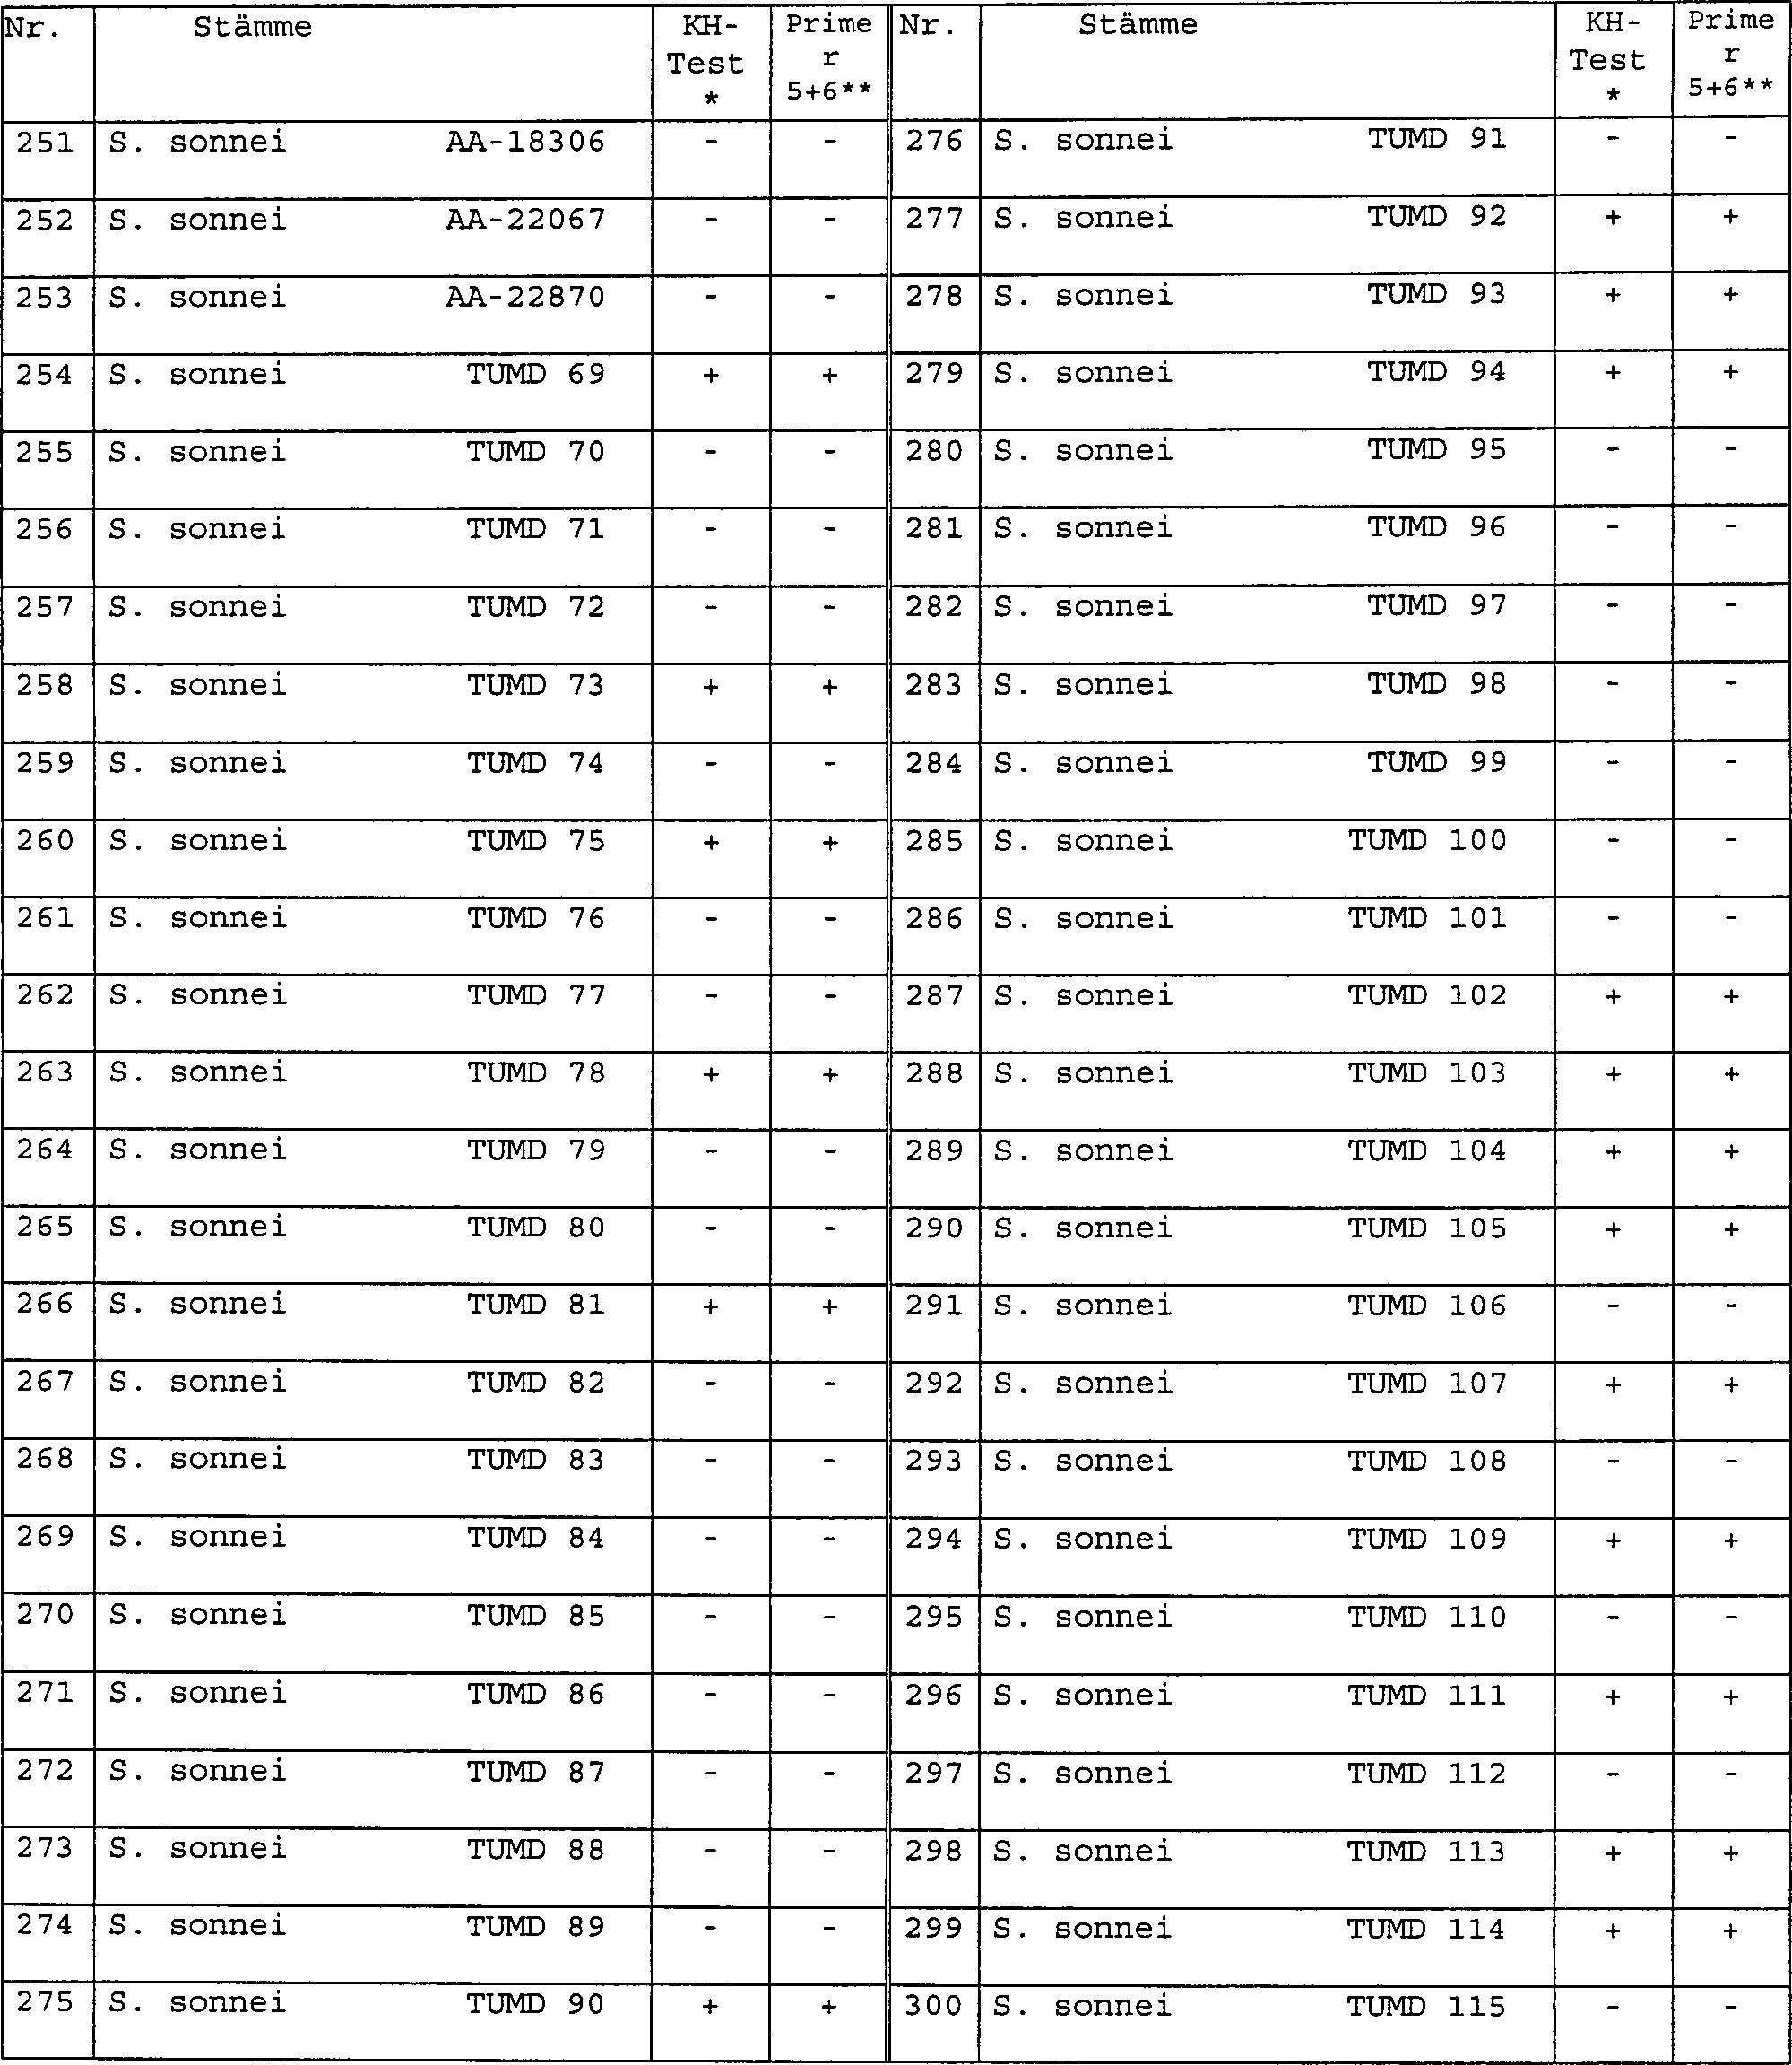
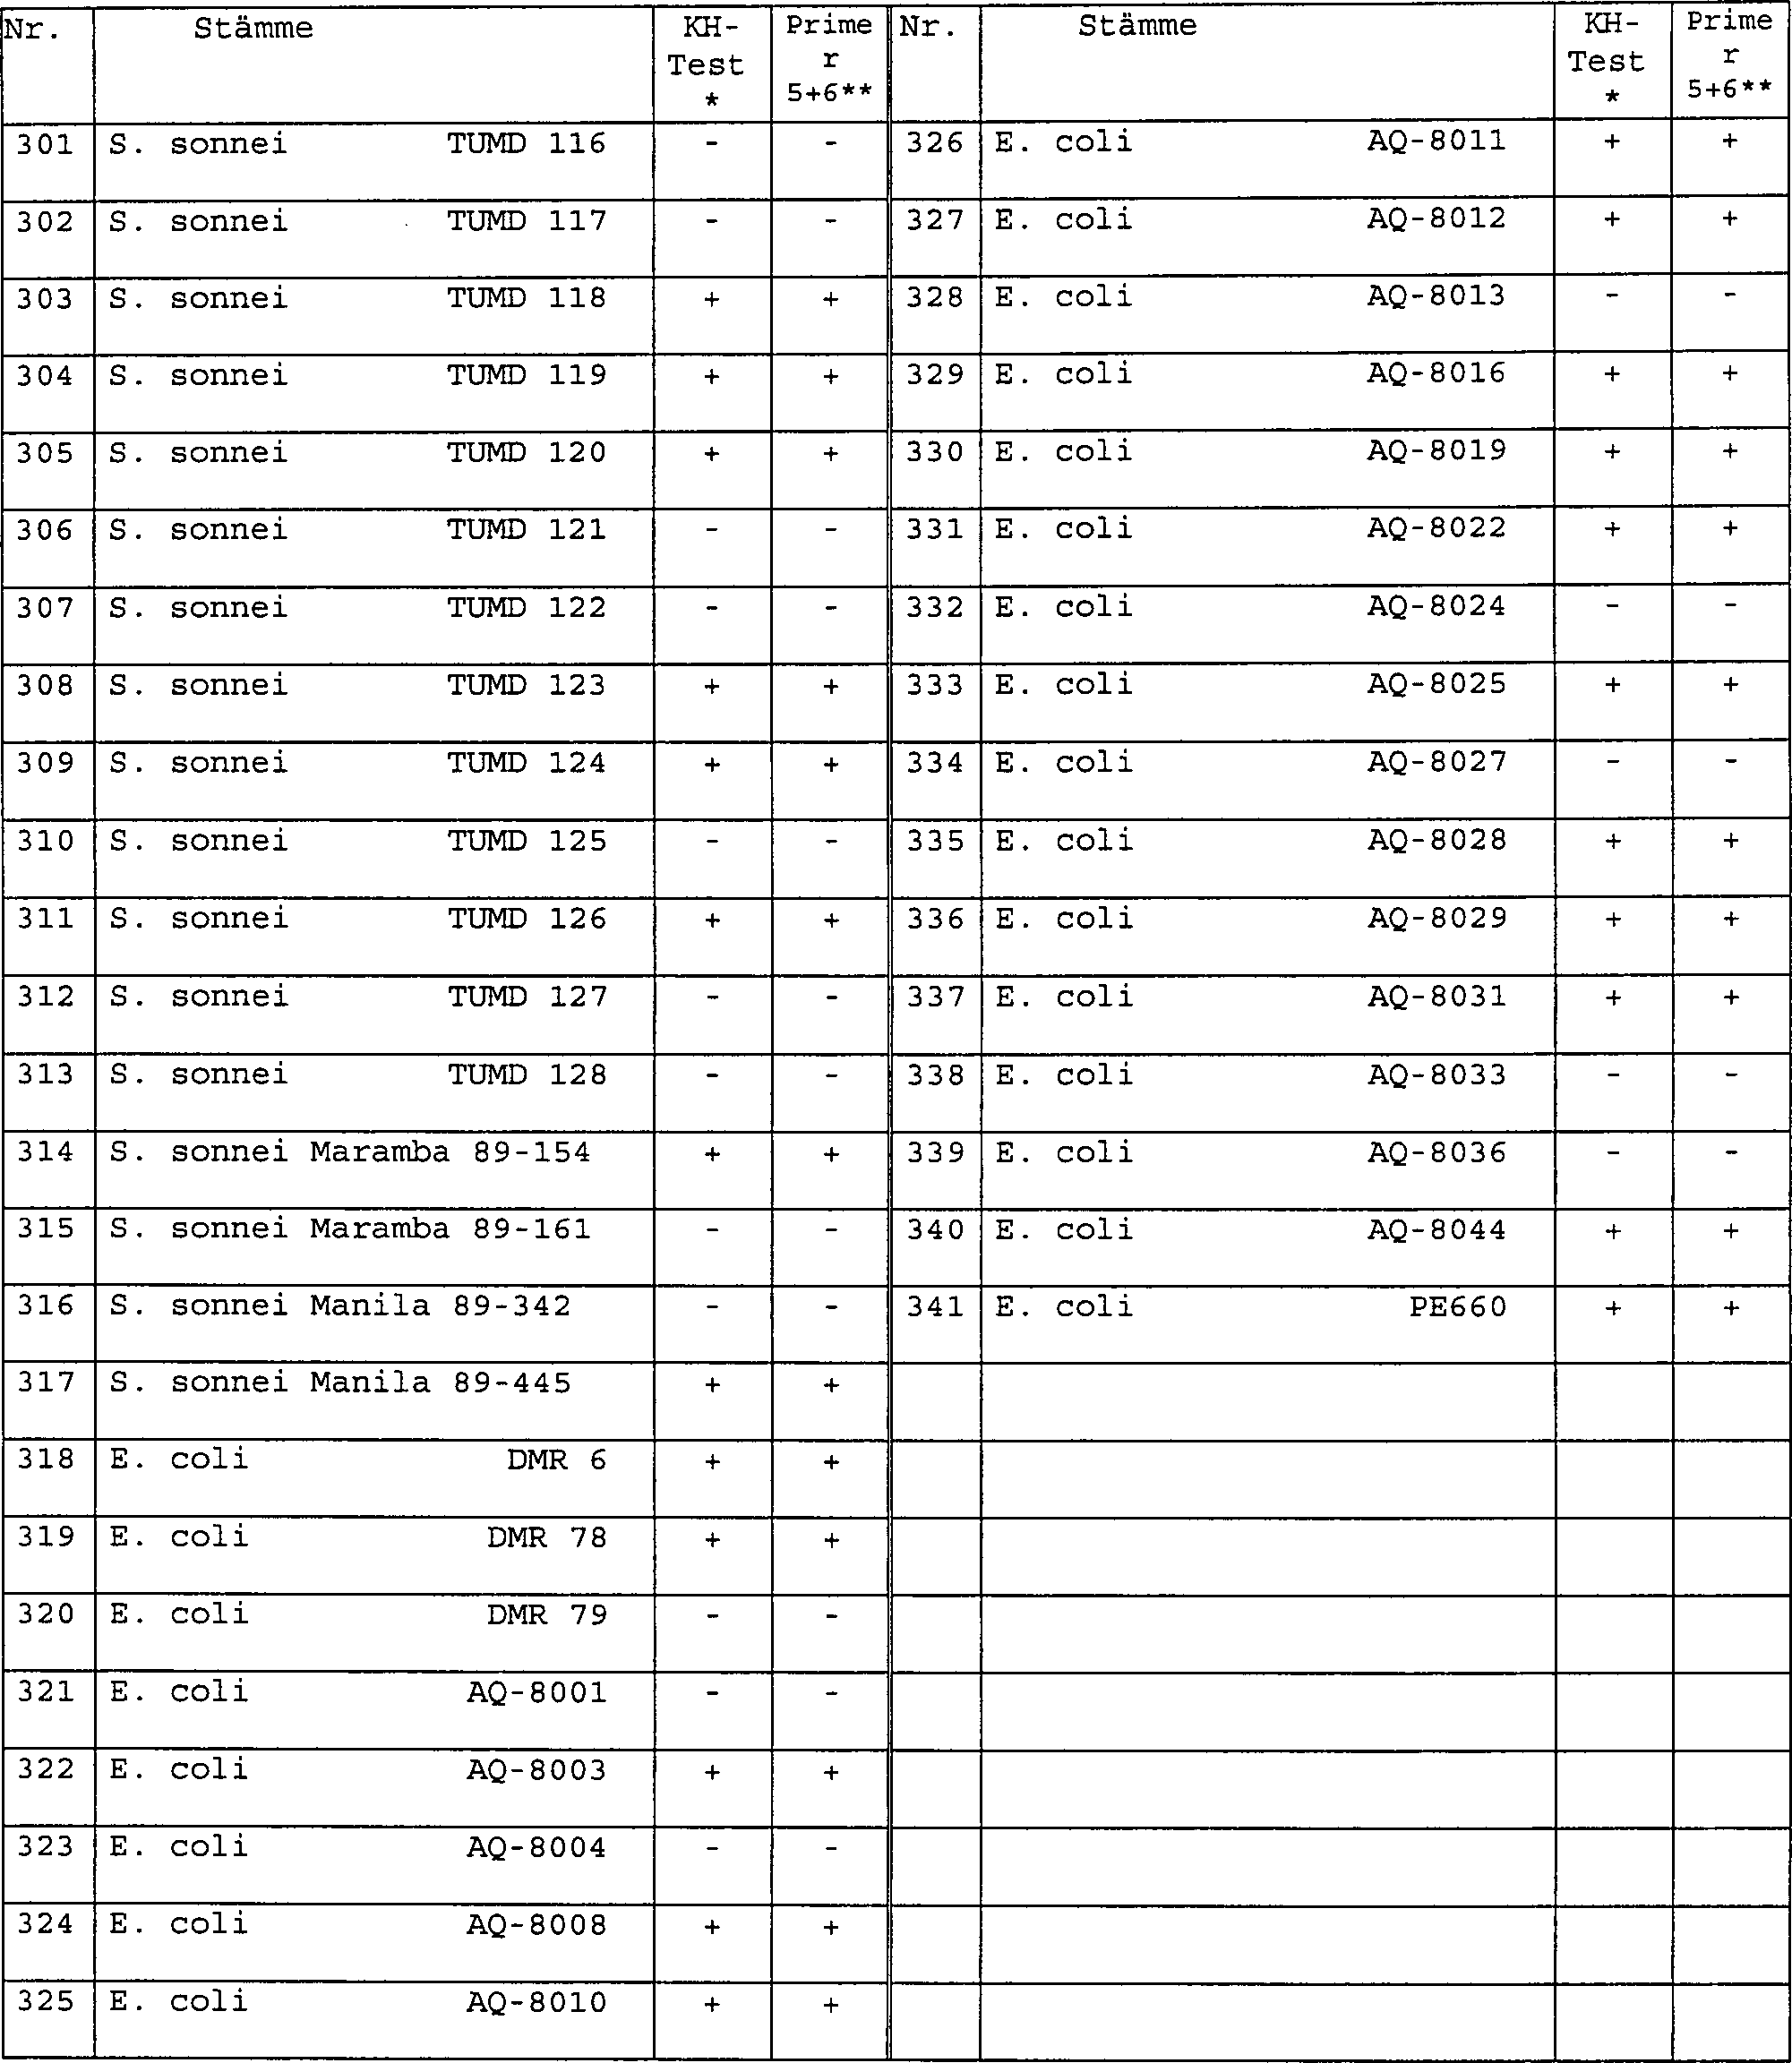
erhalten wurden, sind in den Tabellen 5-1 bis 5-7 wiedergegeben.
Unter Verwendung der Primer der vorliegenden Erfindung wird durch
die PCR lediglich die DNA von Stämmen
amplifiziert, die invE-positive Ergebnisse bei dem Koloniehybridisierungstest
ergeben, während
bei invE-negativen Stämmen
keine Amplifikation von DNAs auftritt. Dies weist darauf hin, dass
durch die PCR unter Verwendung der Primer der vorliegenden Erfindung
das invE-Gen korrekt amplifiziert werden kann, und dass Shigella-Arten und
EILE, welche beide das invE-Gen aufweisen, mit hoher Genauigkeit
unter Verwendung der Oligonucleotide der vorliegenden Erfindung
nachgewiesen werden können.
-
-
-
-
-
-
-
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für das invE-Gen sind, werden
die DNAs klinisch bedeutender pathogener Bakterien, bei denen es
sich nicht um Shigella-Arten und EIEC handelt, mit den Primern der
vorliegenden Erfindung untersucht. Es wird das gleiche Verfahren
wie in Beispiel 1 angewendet, ausgenommen des Verfahrens zur Herstellung
der Proben.
-
Herstellung der Proben
-
Jeder der in Tabelle 6 aufgeführten Stämme wird
auf die gleiche Weise wie in Experiment 2 von Beispiel 1 behandelt.
-
Ergebnisse
-
Tabelle 6 zeigt die Ergebnisse des
Tests, bei dem die Kombination der Primer der vorliegenden Erfindung
verwendet wurde. Mit dieser Primer-Kombination werden keine DNAs
von pathogenen Bakterien, bei denen es sich nicht um Shigella-Arten
und EIEC handelt, amplifiziert. Daraus kann geschlossen werden,
dass die Oligonucleotid-Primer der vorliegenden Erfindung selektiv
mit DNAs von Bakterien reagieren, die das invE-Gen aufweisen.
-
-
Beispiel 4: Nachweis von
Salmonella-Arten, welche das araC-Gen aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
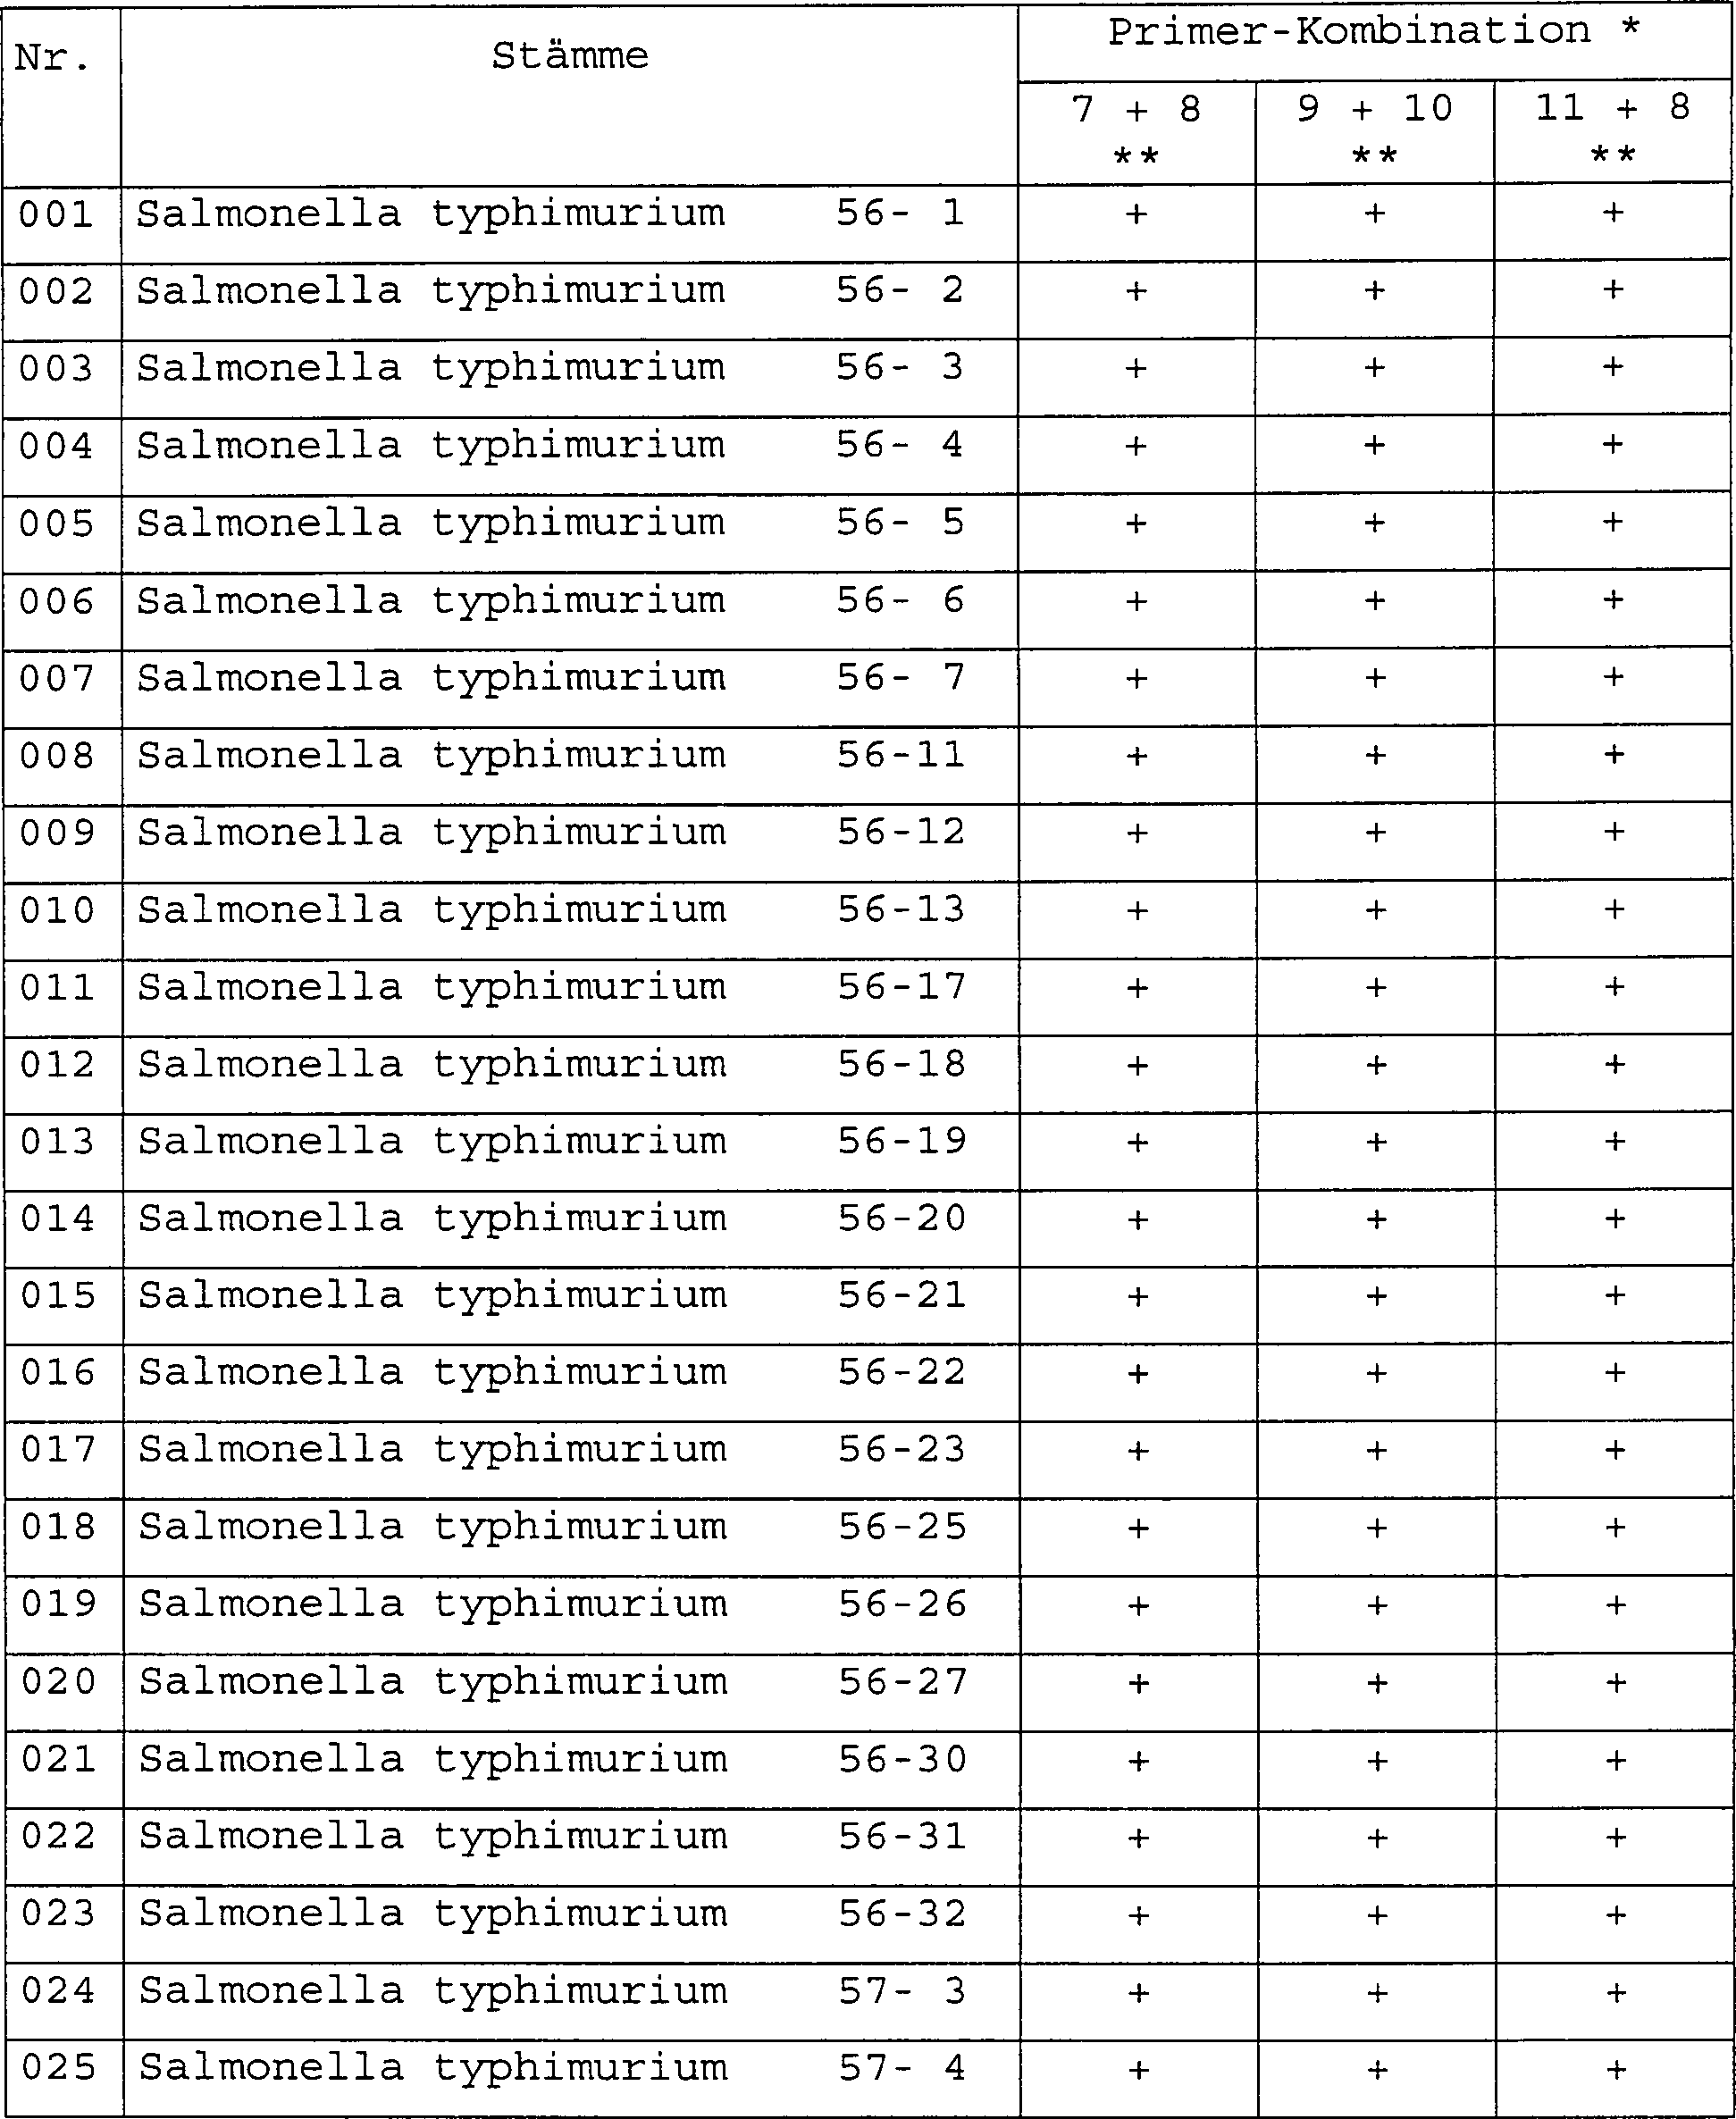
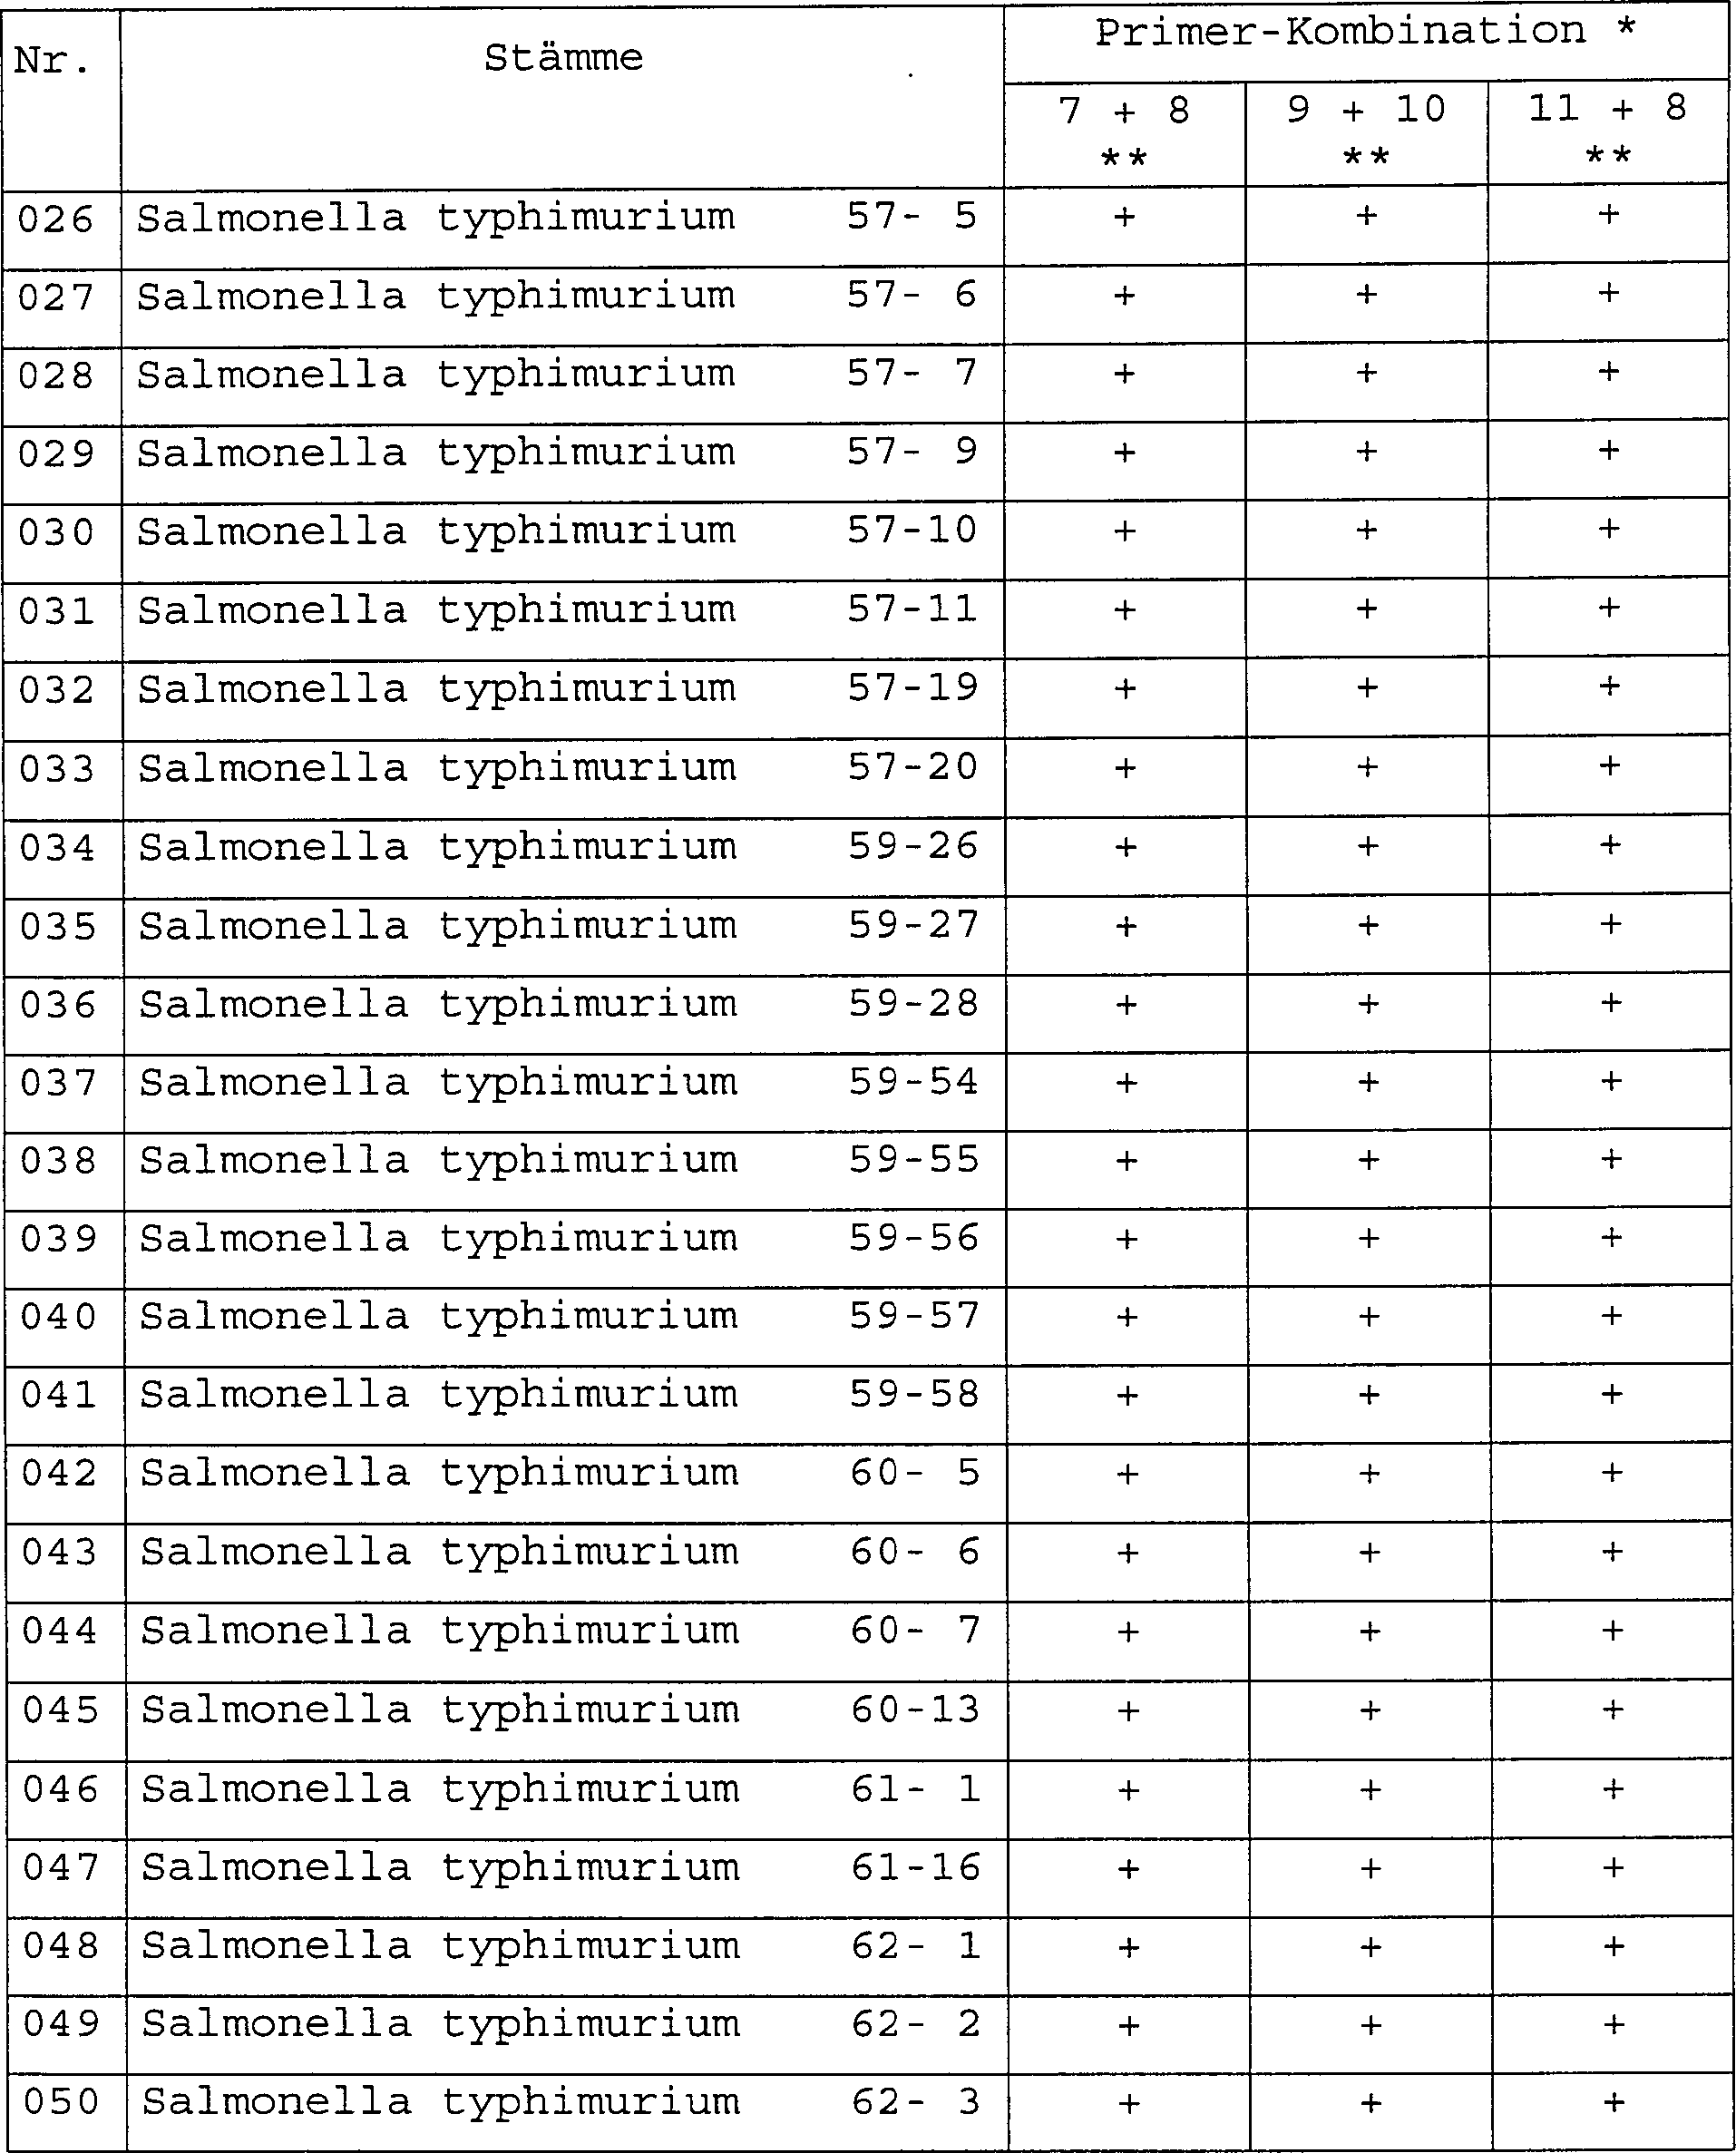
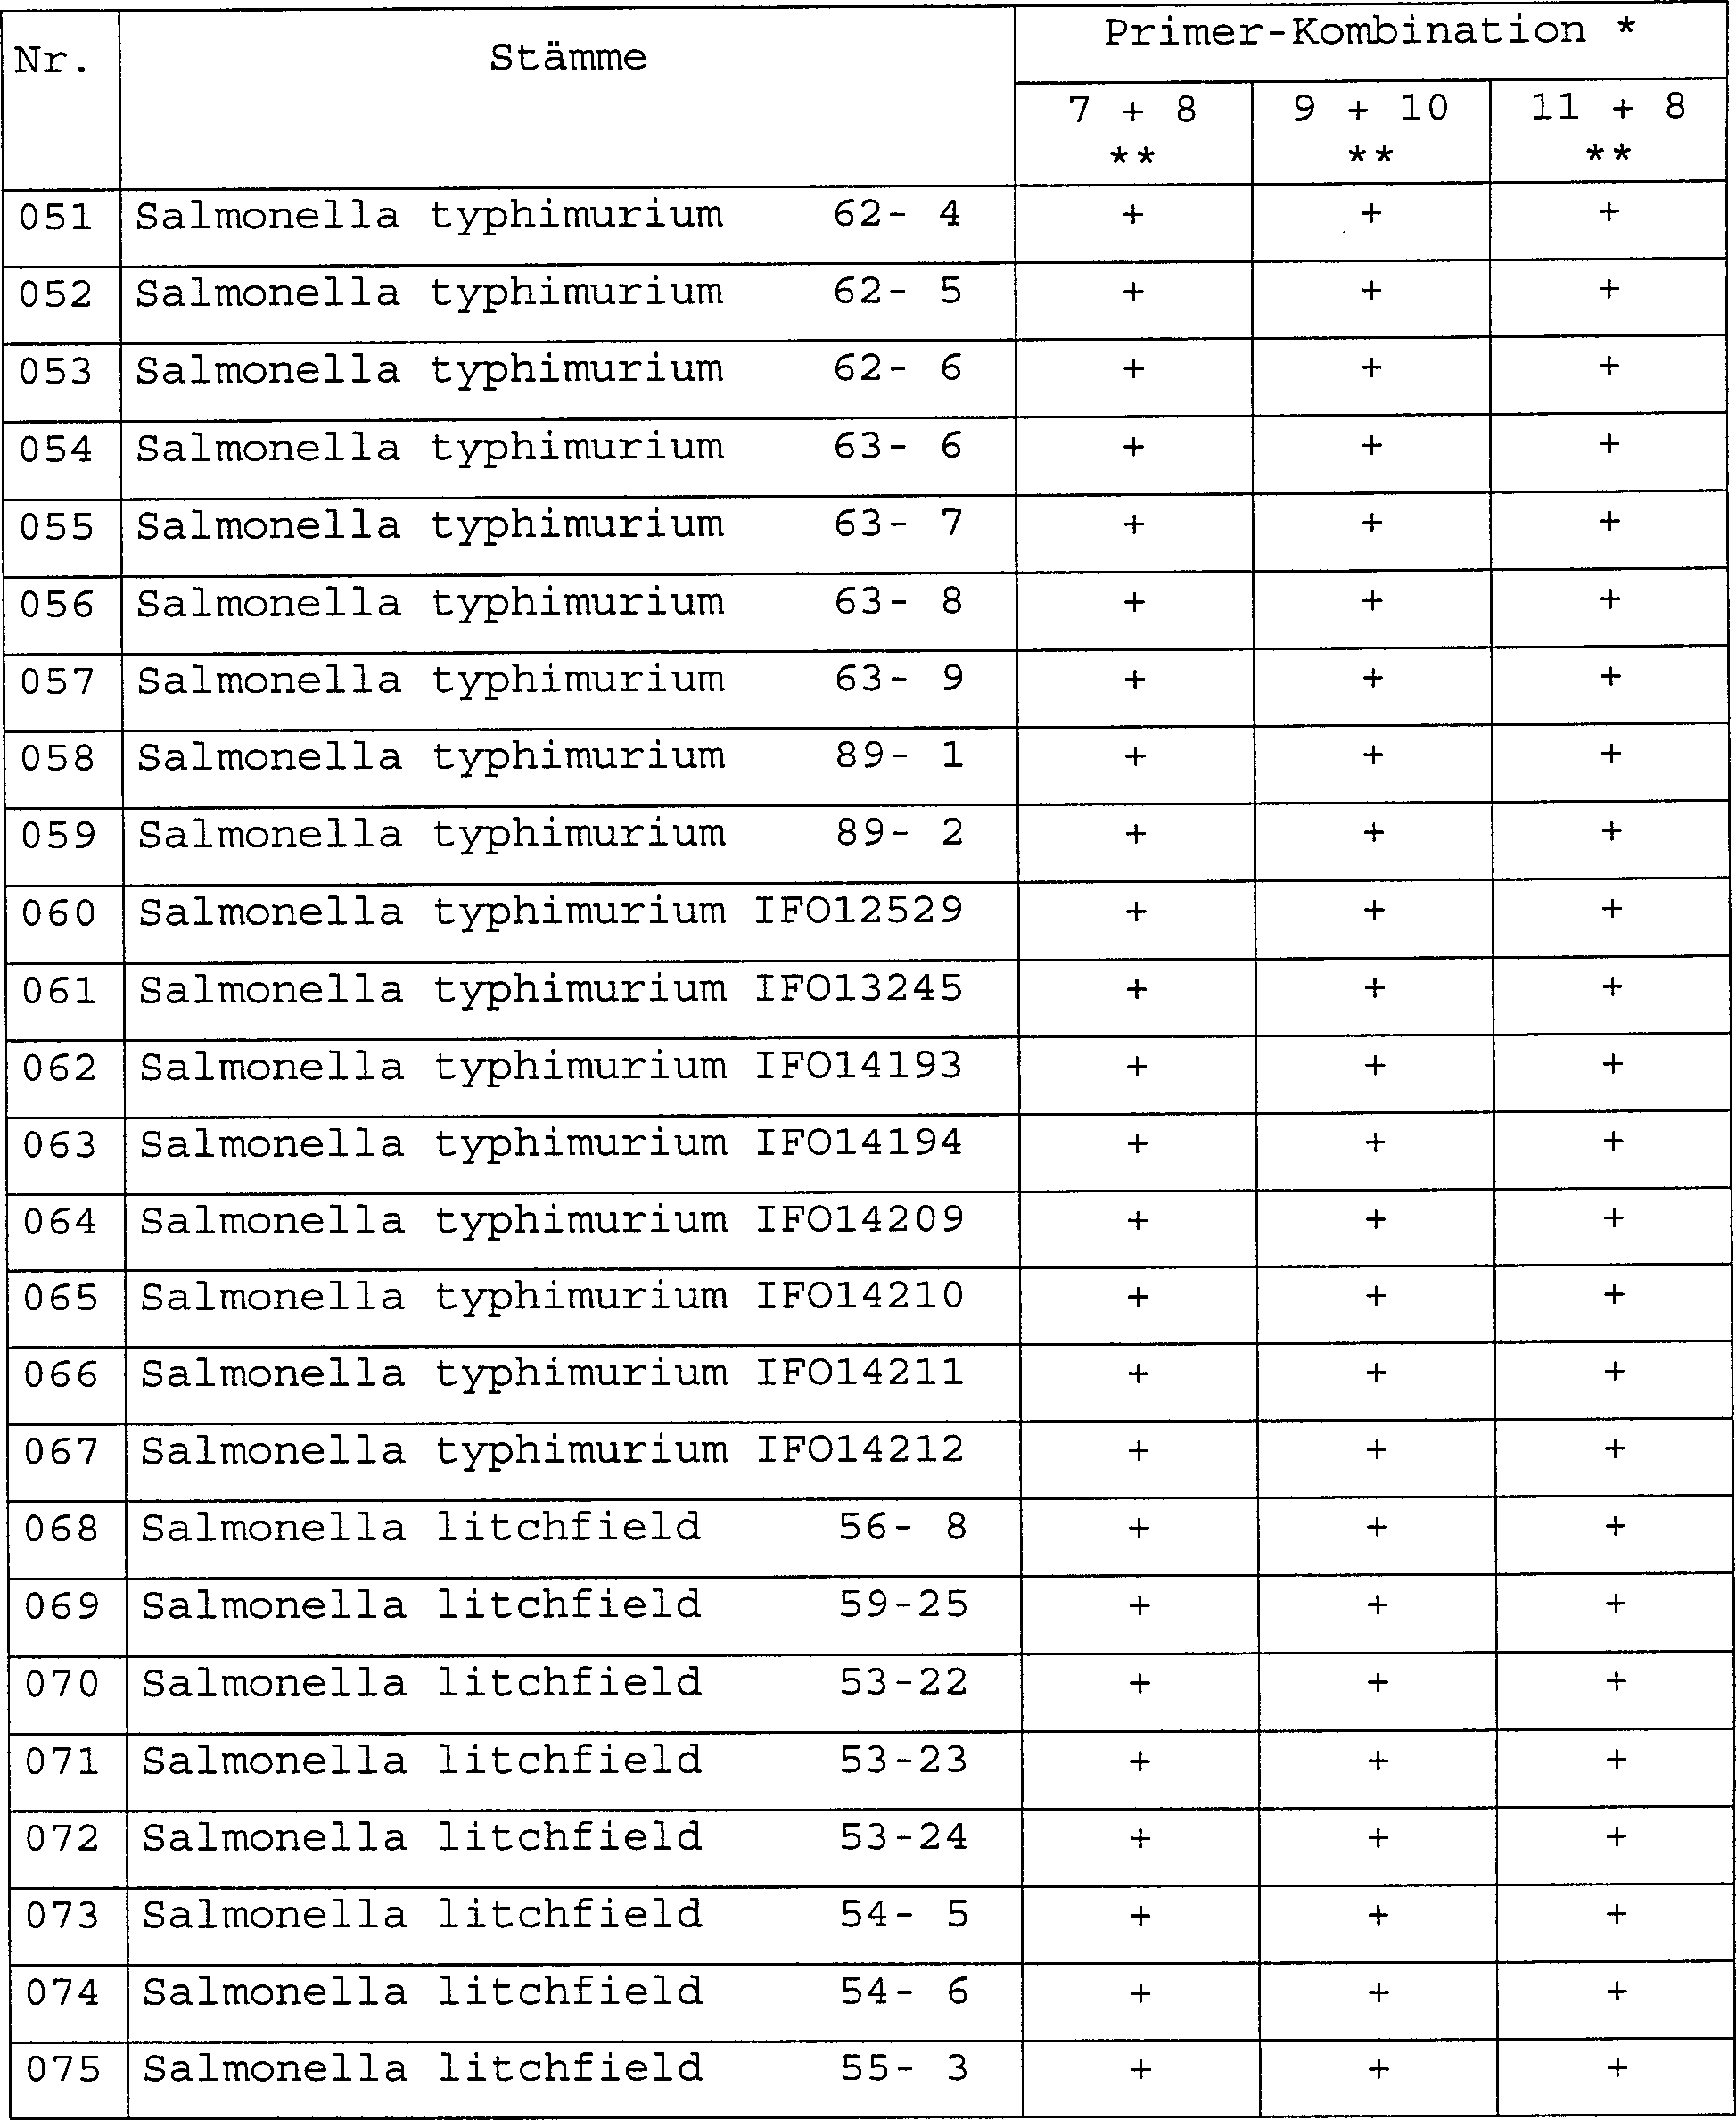
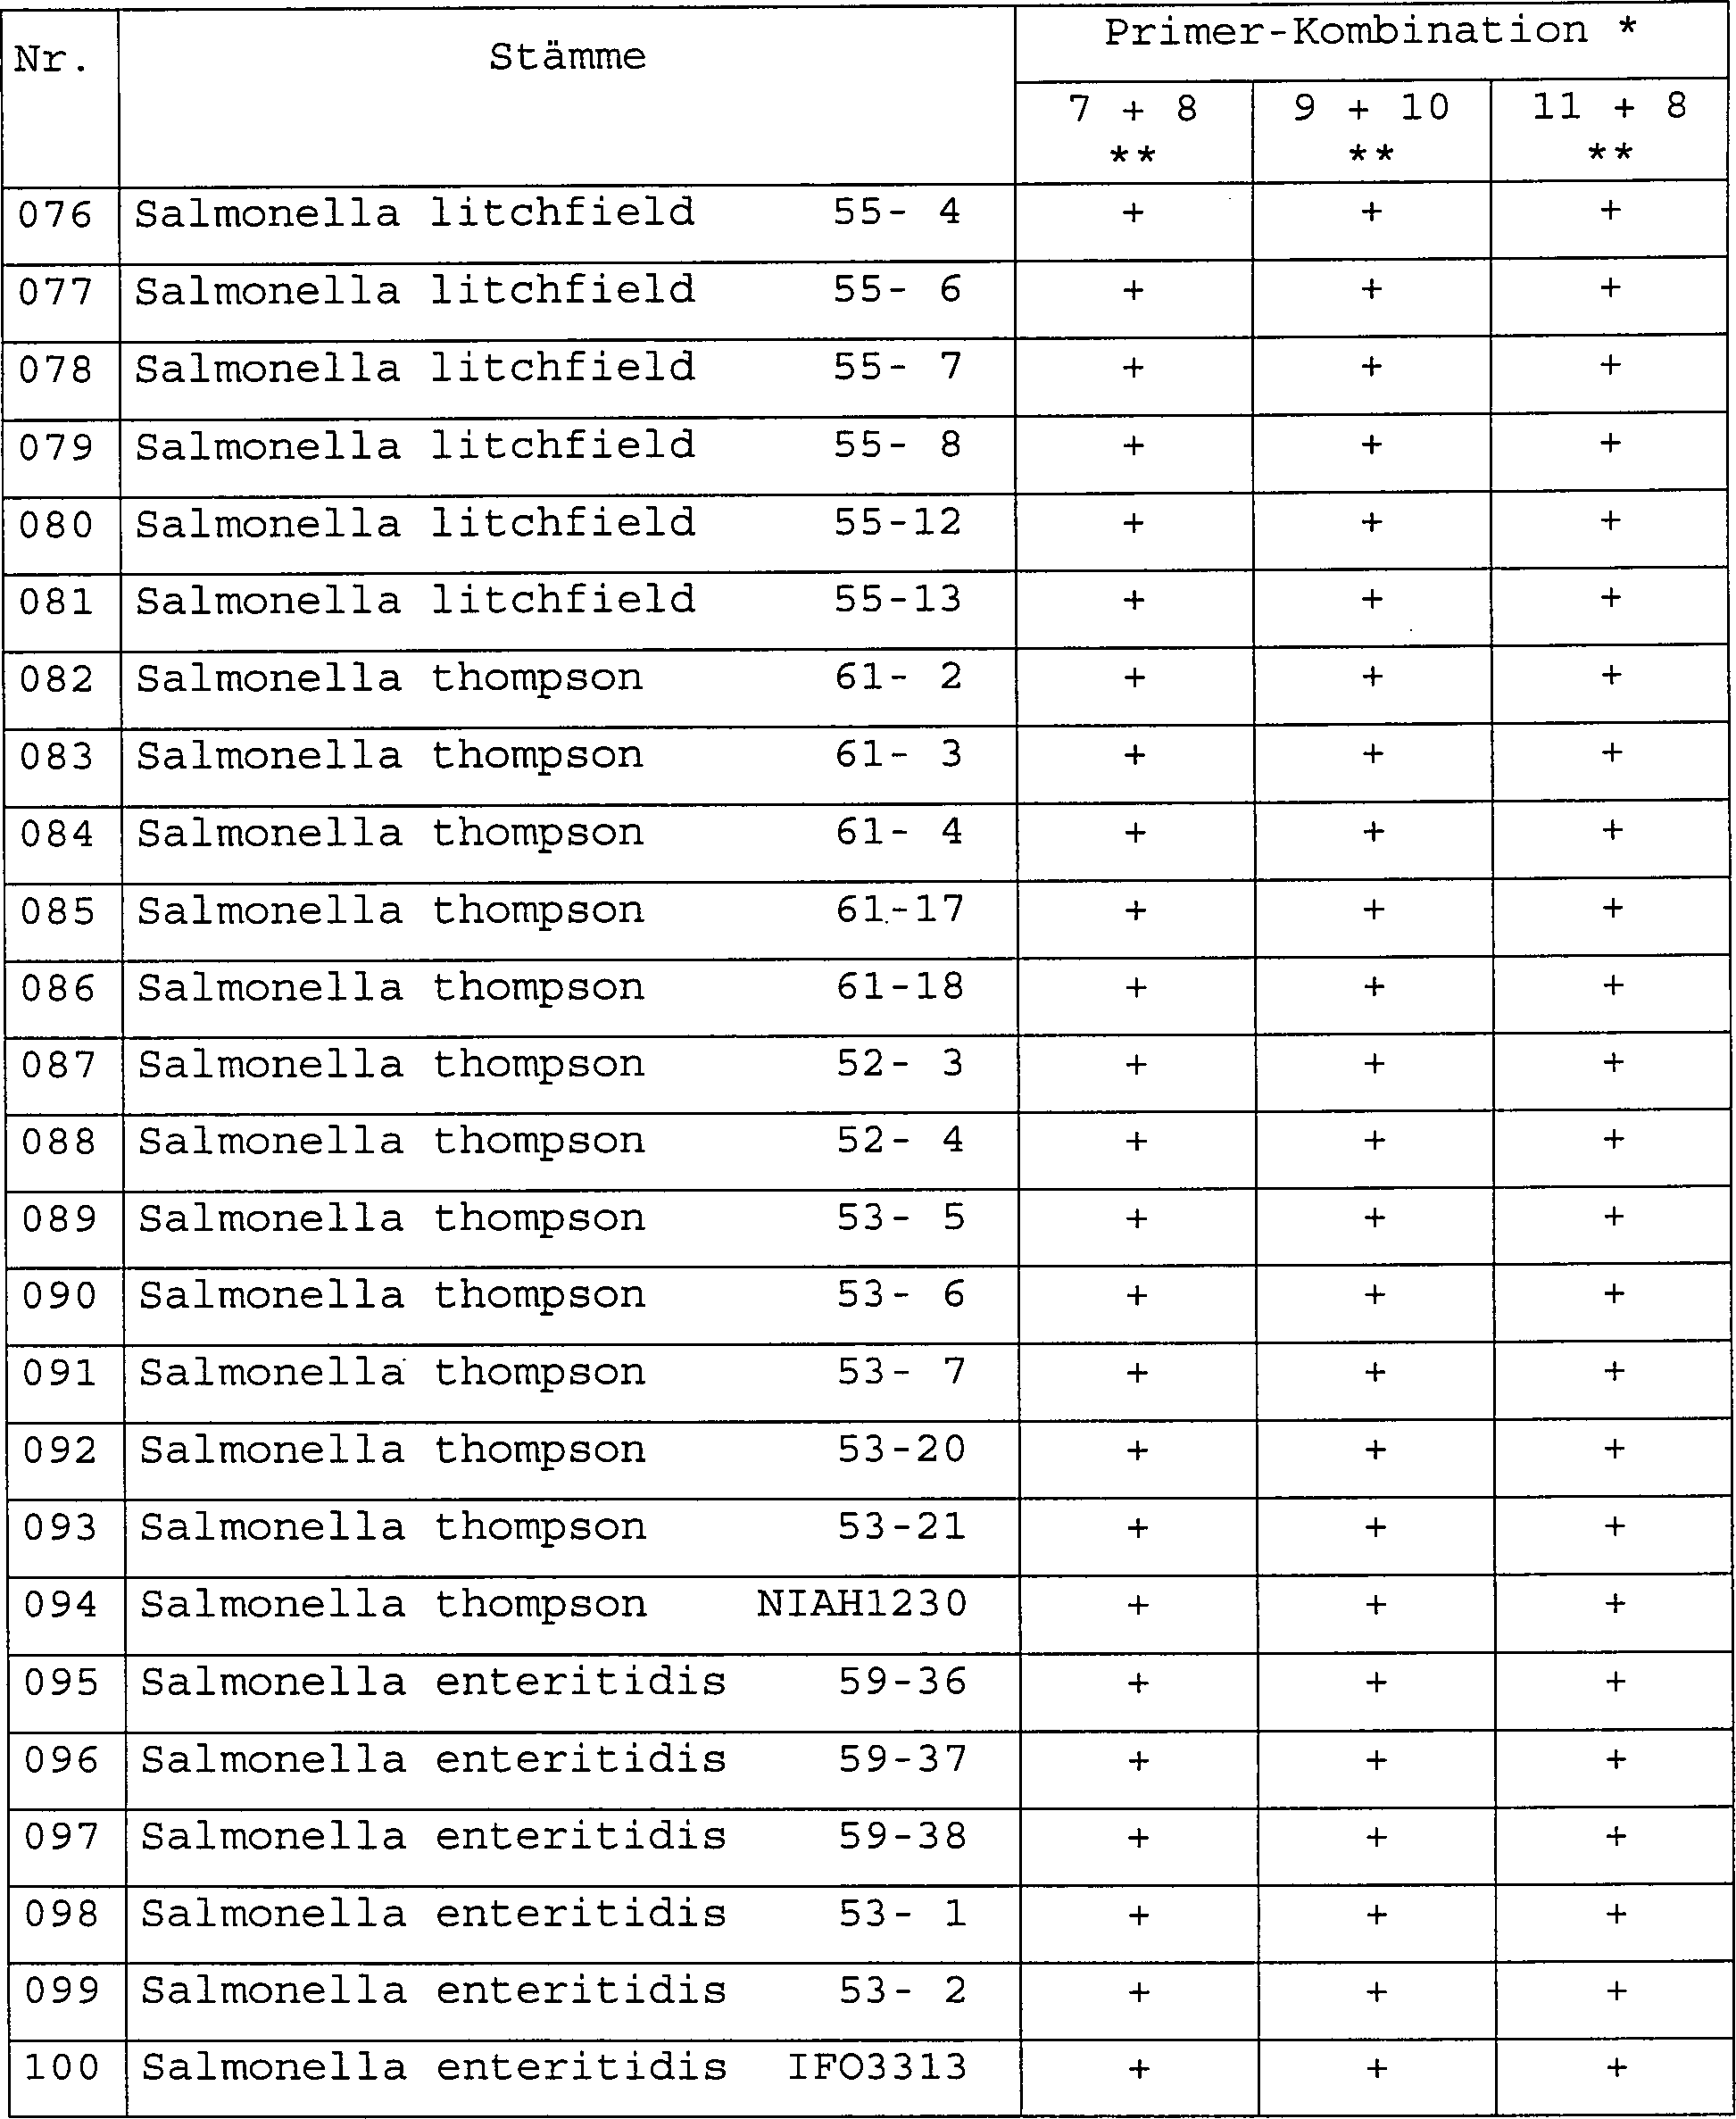
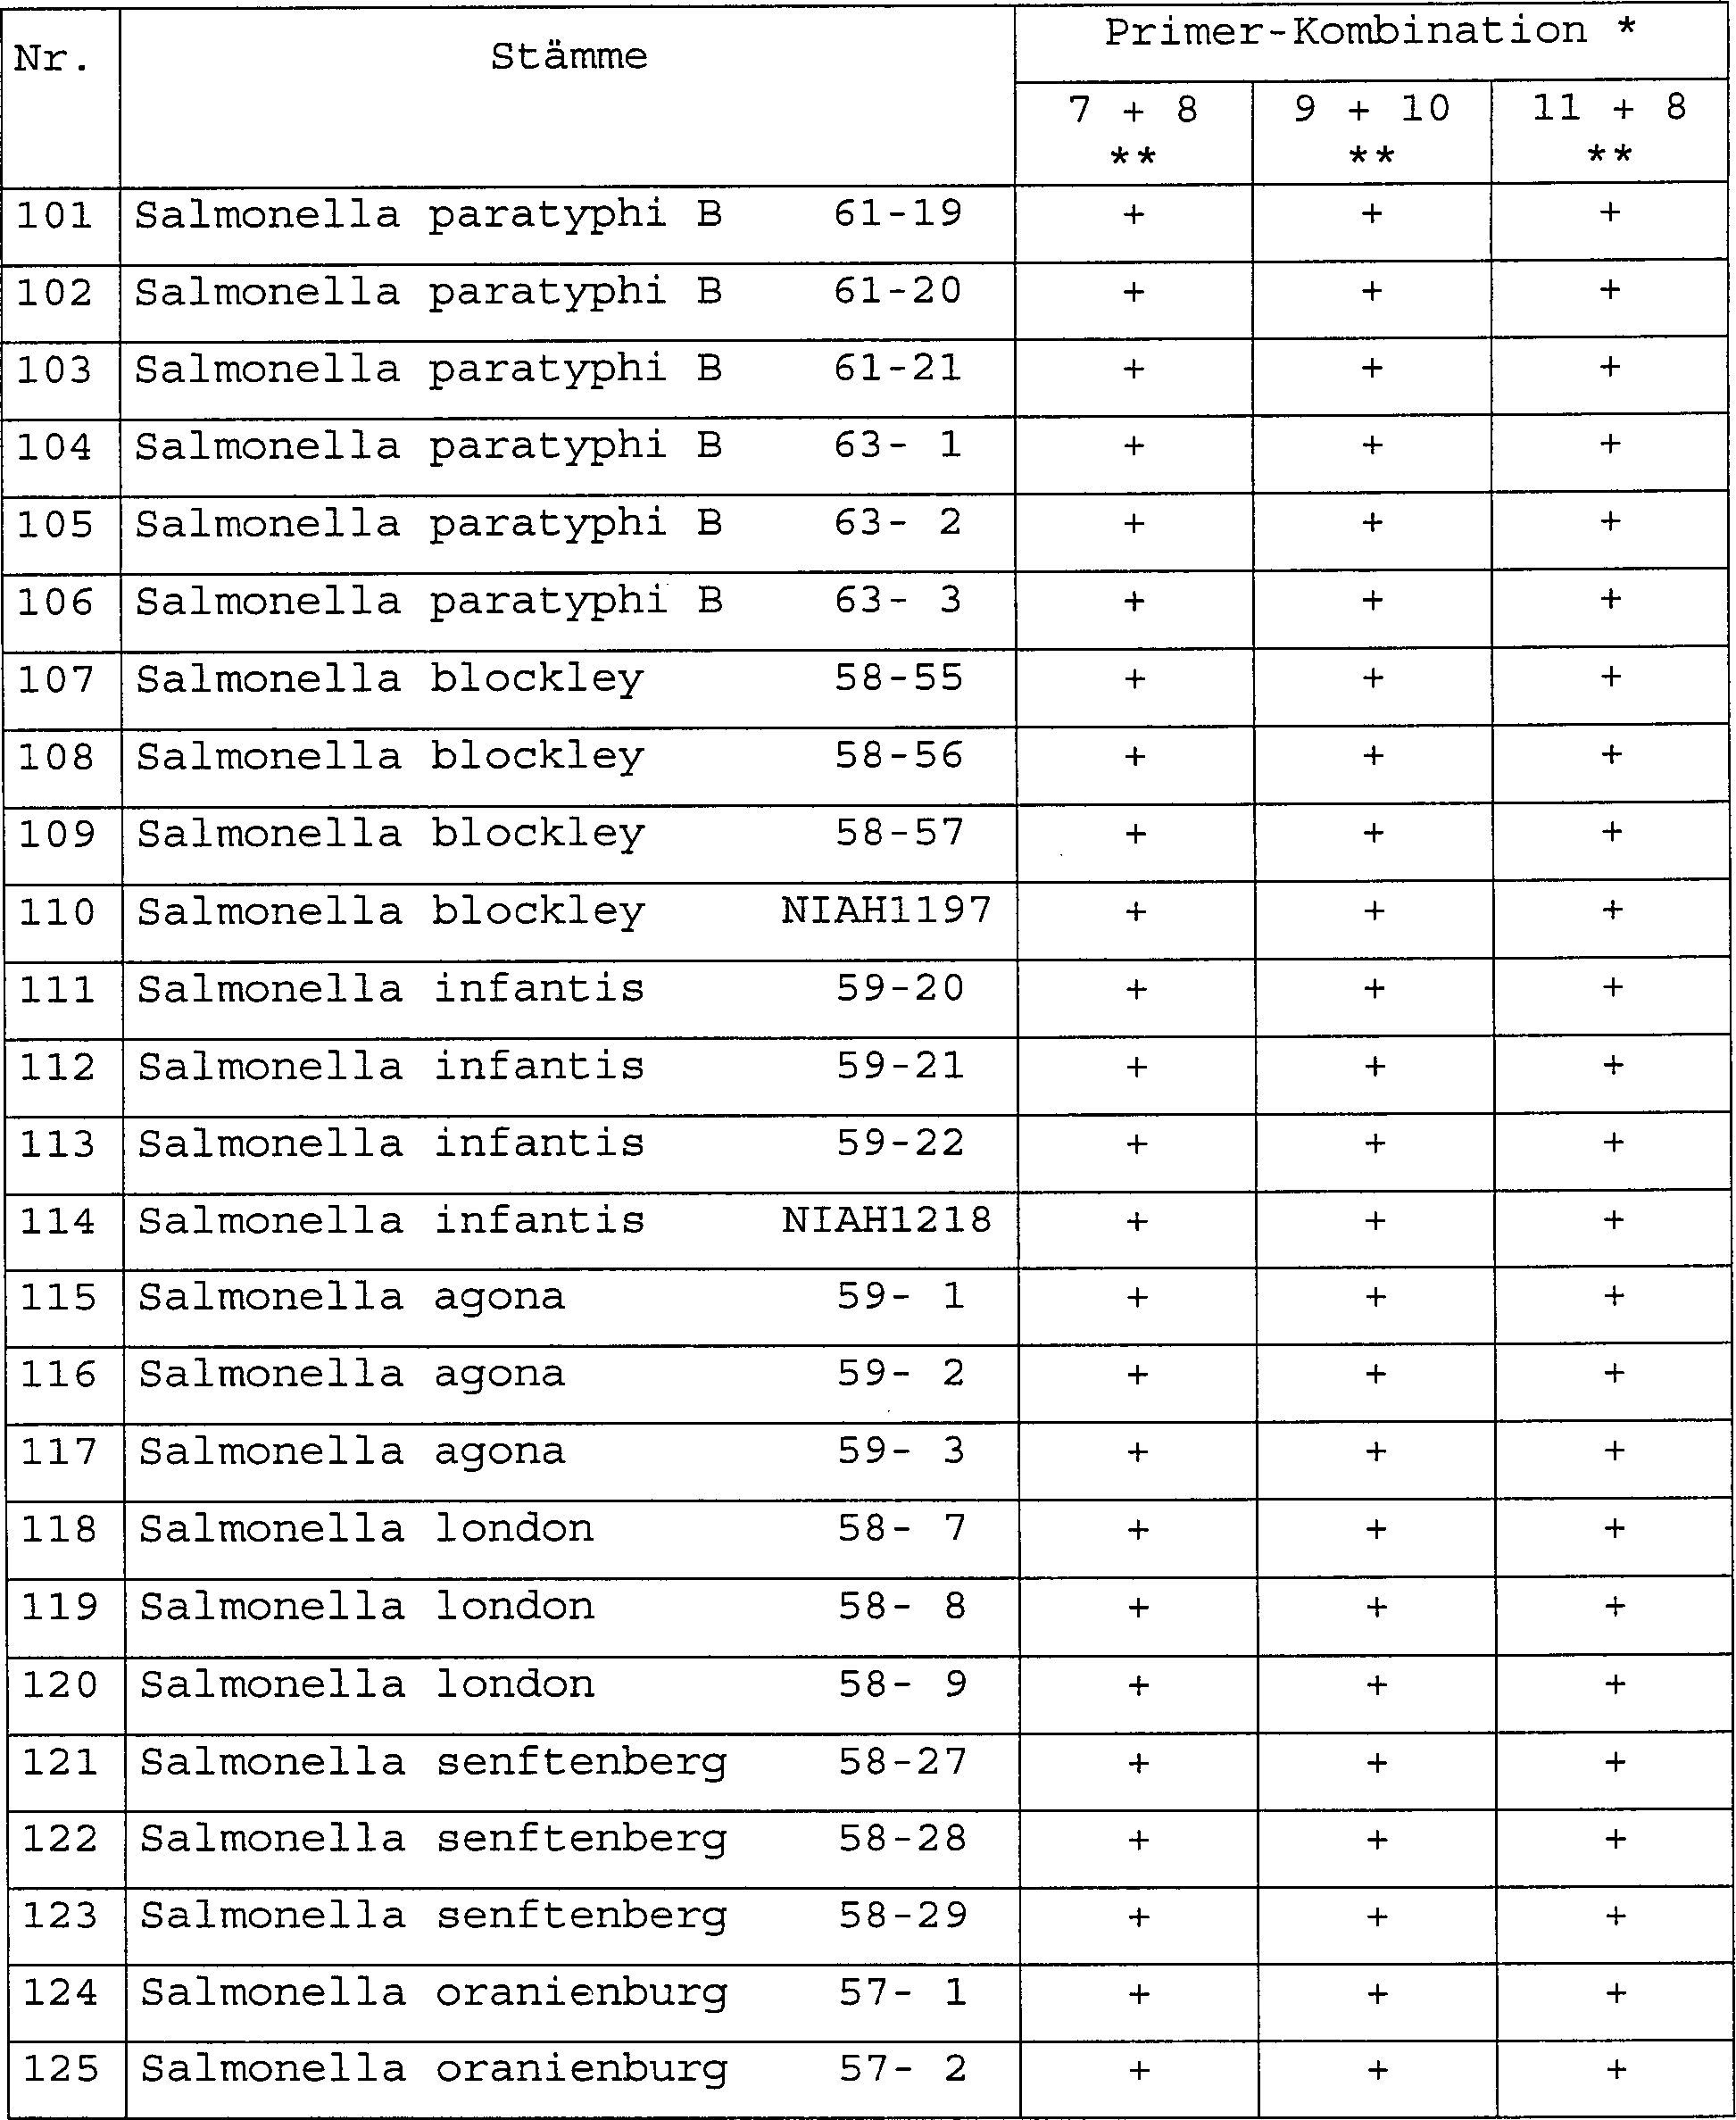
Wie in den Tabellen 7-1 bis 7-6 aufgeführt, werden
133 verschiedene Salmonella-Arten, die aus Patienten- und Nahrungsmittelproben
isoliert wurden, verwendet. Die Stämme sind die folgenden: 67
Stämme
von Salmonella typhimurin, 1 von Salmonella havana, 2 von Salmonella
Oranienburg, 3 von Salmonella london, 3 von Salmonella senftenberg,
4 von Salmonella blockley, 3 von Salmonella agona, 4 von Salmonella
infantis, 14 von Salmonella lichtfield, 6 von Salmonella enteritidis,
13 von Salmonella thompson, 6 von Salmonella paratyphi B, 2 von
Salmonella montevideo, 1 von Salmonella gallinarum, 1 von Salmonella
choleraesuis, 1 von Salmonella derby, 1 von Salmonella give und
1 von Salmonella heidelberg. Mit jedem Stamm wird ein geeignetes
Medium angeimpft und über
Nacht bei 37°C
unter aeroben Bedingungen kultiviert. Jede Kulturbrühe wird mit
TE-Puffer verdünnt und
bei 95°C
10 Minuten erhitzt und anschließend
zentrifugiert. Die Überstände werden als
Proben verwendet.
-
Synthese der Primer
-
Als Primer zur Amplifikation des
araC-Gens von Salmonella typhimurium werden die oben beschriebenen
Oligonucleotide SEQ ID NO: 7 bis SEQ ID NO: 11 jeweils auf der Grundlage
der bekannten Basensequenz des araC-Gens ausgewählt [Horwitz, A. H., et al.,
Gene 14, 309–319
(1981); Clarke, P., et al., Gene 18, 157–163 (1982); Lee, J.-H., et
al., Gene 46, 113–121
(1986)] und durch das gleiche Verfahren wie in Experiment 1 von
Beispiel 1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass eine der folgenden Oligonucleotid-Kombinationen
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 7 + Oligonucleotid SEQ ID NO: 8;
Oligonucleotid SEQ
ID NO: 9 + Oligonucleotid SEQ ID NO: 10; und
Oligonucleotid
SEQ ID NO: 11 + Oligonucleotid SEQ ID NO: B.
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet.
-
Ergebnisse
-
Die Basensequenz des araC-Gens von
Salmonella typhimurium wurde bereits bestimmt. Diese Basensequenz
ist vermutlich bei allen Salmonella-Arten gleich. Die Länge der
Nucleotidfragmente, die durch PCR unter Verwendung der Oligonucleotide
der vorliegenden Erfindung amplifiziert wurden, kann leicht bestimmt
werden. Insbesondere wird, wenn die Oligonucleotide SEQ ID NO: 7
und SEQ ID NO: 8 der vorliegenden Erfindung in Kombination verwendet
werden, ein Nucleotidfragment von 361 Basen (oder eine Nucleotidduplex
von 361 Basenpaaren) amplifiziert. Bei der Kombination von SEQ ID
NO: 9 und SEQ ID NO: 10 und von SEQ ID NO: 11 und SEQ ID NO: 8 werden
Nucleotidfragmente von 493 Basen bzw. 334 Basen amplifiziert. Wenn
diese Einschätzungen
mit der Länge
der amplifizierten Nucleotidfragmente übereinstimmen, wird daraus
geschlossen, dass durch PCR unter Verwendung der Kombination der
Primer die Zielregion in dem araC-Gen korrekt amplifiziert wird, und dass
der bakterielle Stamm in der Probe das araC-Gen aufweist. Die Tabellen
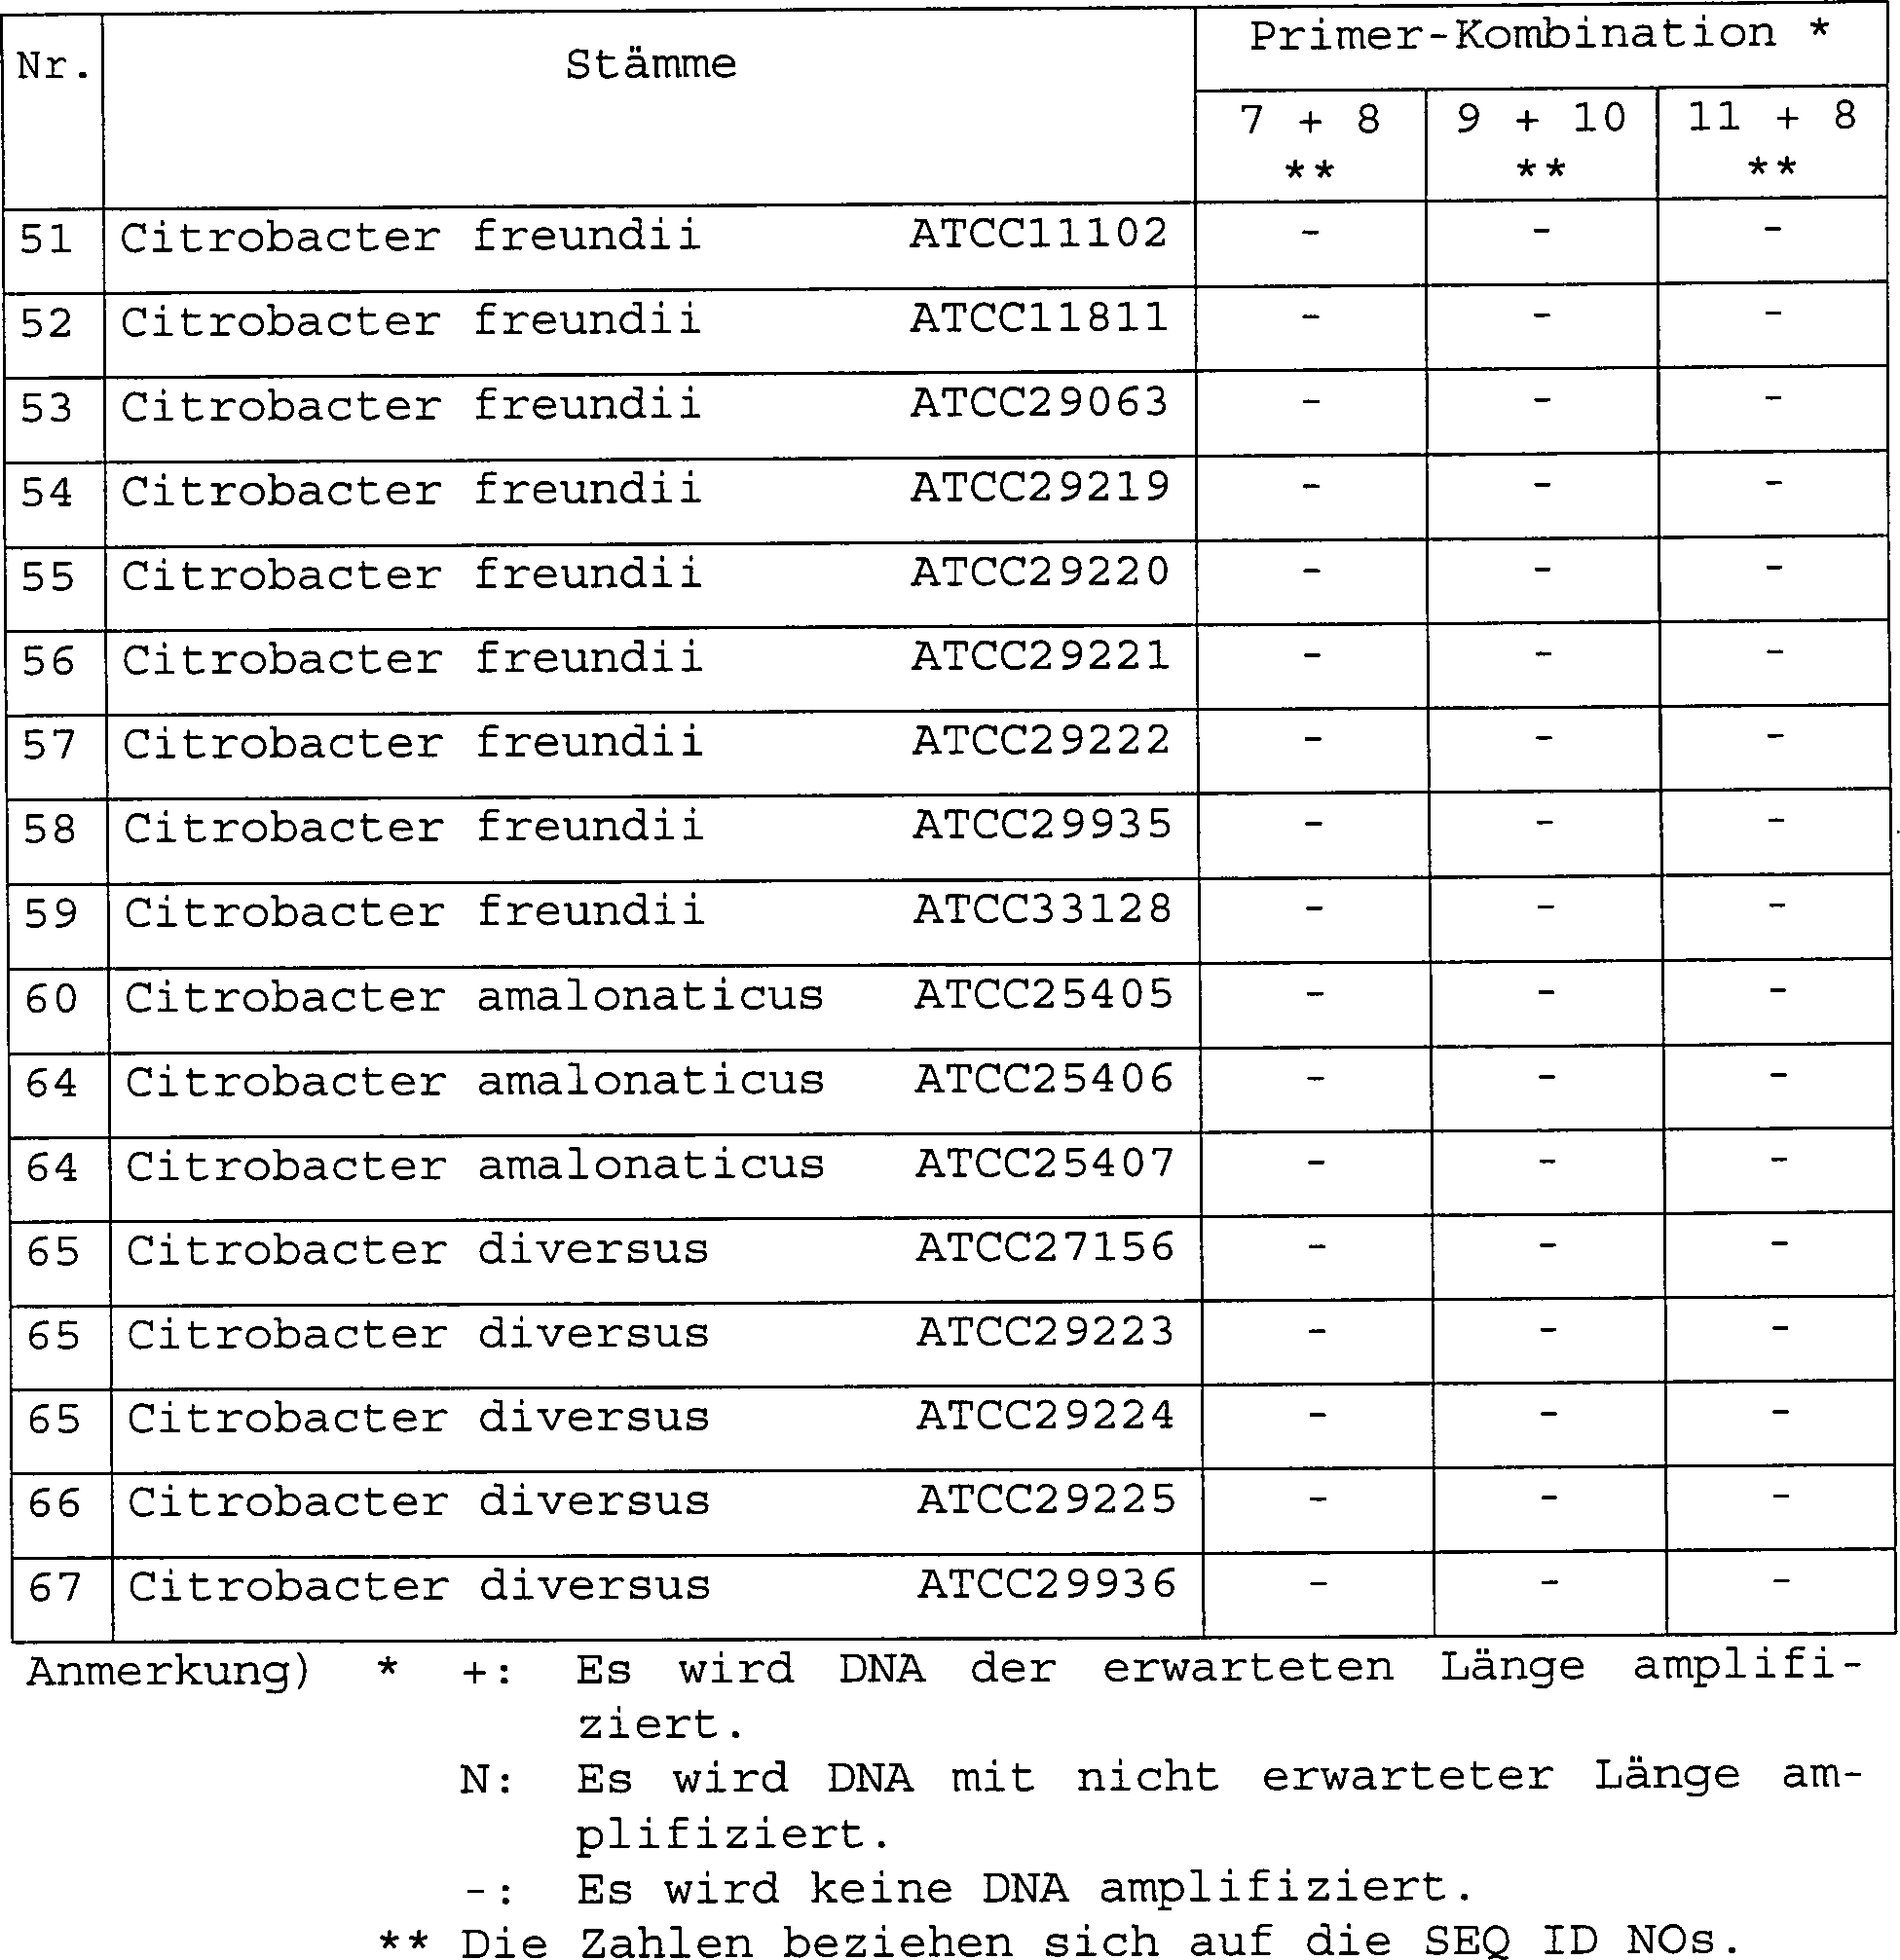
7-1 bis 7-6 zeigen die Ergebnisse des Nachweises des araC-Gens in
Salmonella-Arten. Wie aus den Tabellen 7-1 bis 7-6 ersichtlich,
wird das araC-Gen von Salmonella-Arten mit hoher Genauigkeit unter
Verwendung der Oligonucleotid-Primer der vorliegenden Erfindung
nachgewiesen.
-
-
-
-
-
-
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für das araC-Gen von Salmonella-Arten
sind, werden die DNAs klinisch bedeutender Diarrhöe-Bakterien,
bei denen es sich nicht um Salmonella-Arten handelt, und anderer
pathogener Bakterien mit den Primern der vorliegenden Erfindung
untersucht. Insbesondere wird die Differenzierung zwischen Salmonella-Arten
und Citrobacter-Arten, welche mit konventionellen Verfahren schwierig
durchzuführen
ist, sorgfältig
untersucht.
-
Es wird das gleiche Verfahren wie
in Experiment 1 angewendet, ausgenommen das Verfahren zur Herstellung
der Proben.
-
Herstellung der Proben
-
Clostridium perfringens, Campylobacter
jejuni, Campylobacter coli, Bacteroides fragiles, Bacteroides vulgatus,
Lactobacillus acidophilus und Bifidobacterium adolescentis werden
bei 37°C
unter anaeroben Bedingungen kultiviert, während Neisseria gonorrhoeae
und Neisseria meningitidis in Gegenwart von 3– 10% CO2 kultiviert
werden.
-
Humane Plazenta-DNA wird auf die
gleiche Weise wie oben mit einer Konzentration von 1 μg/ml PCR unterzogen.
-
Ergebnisse
-
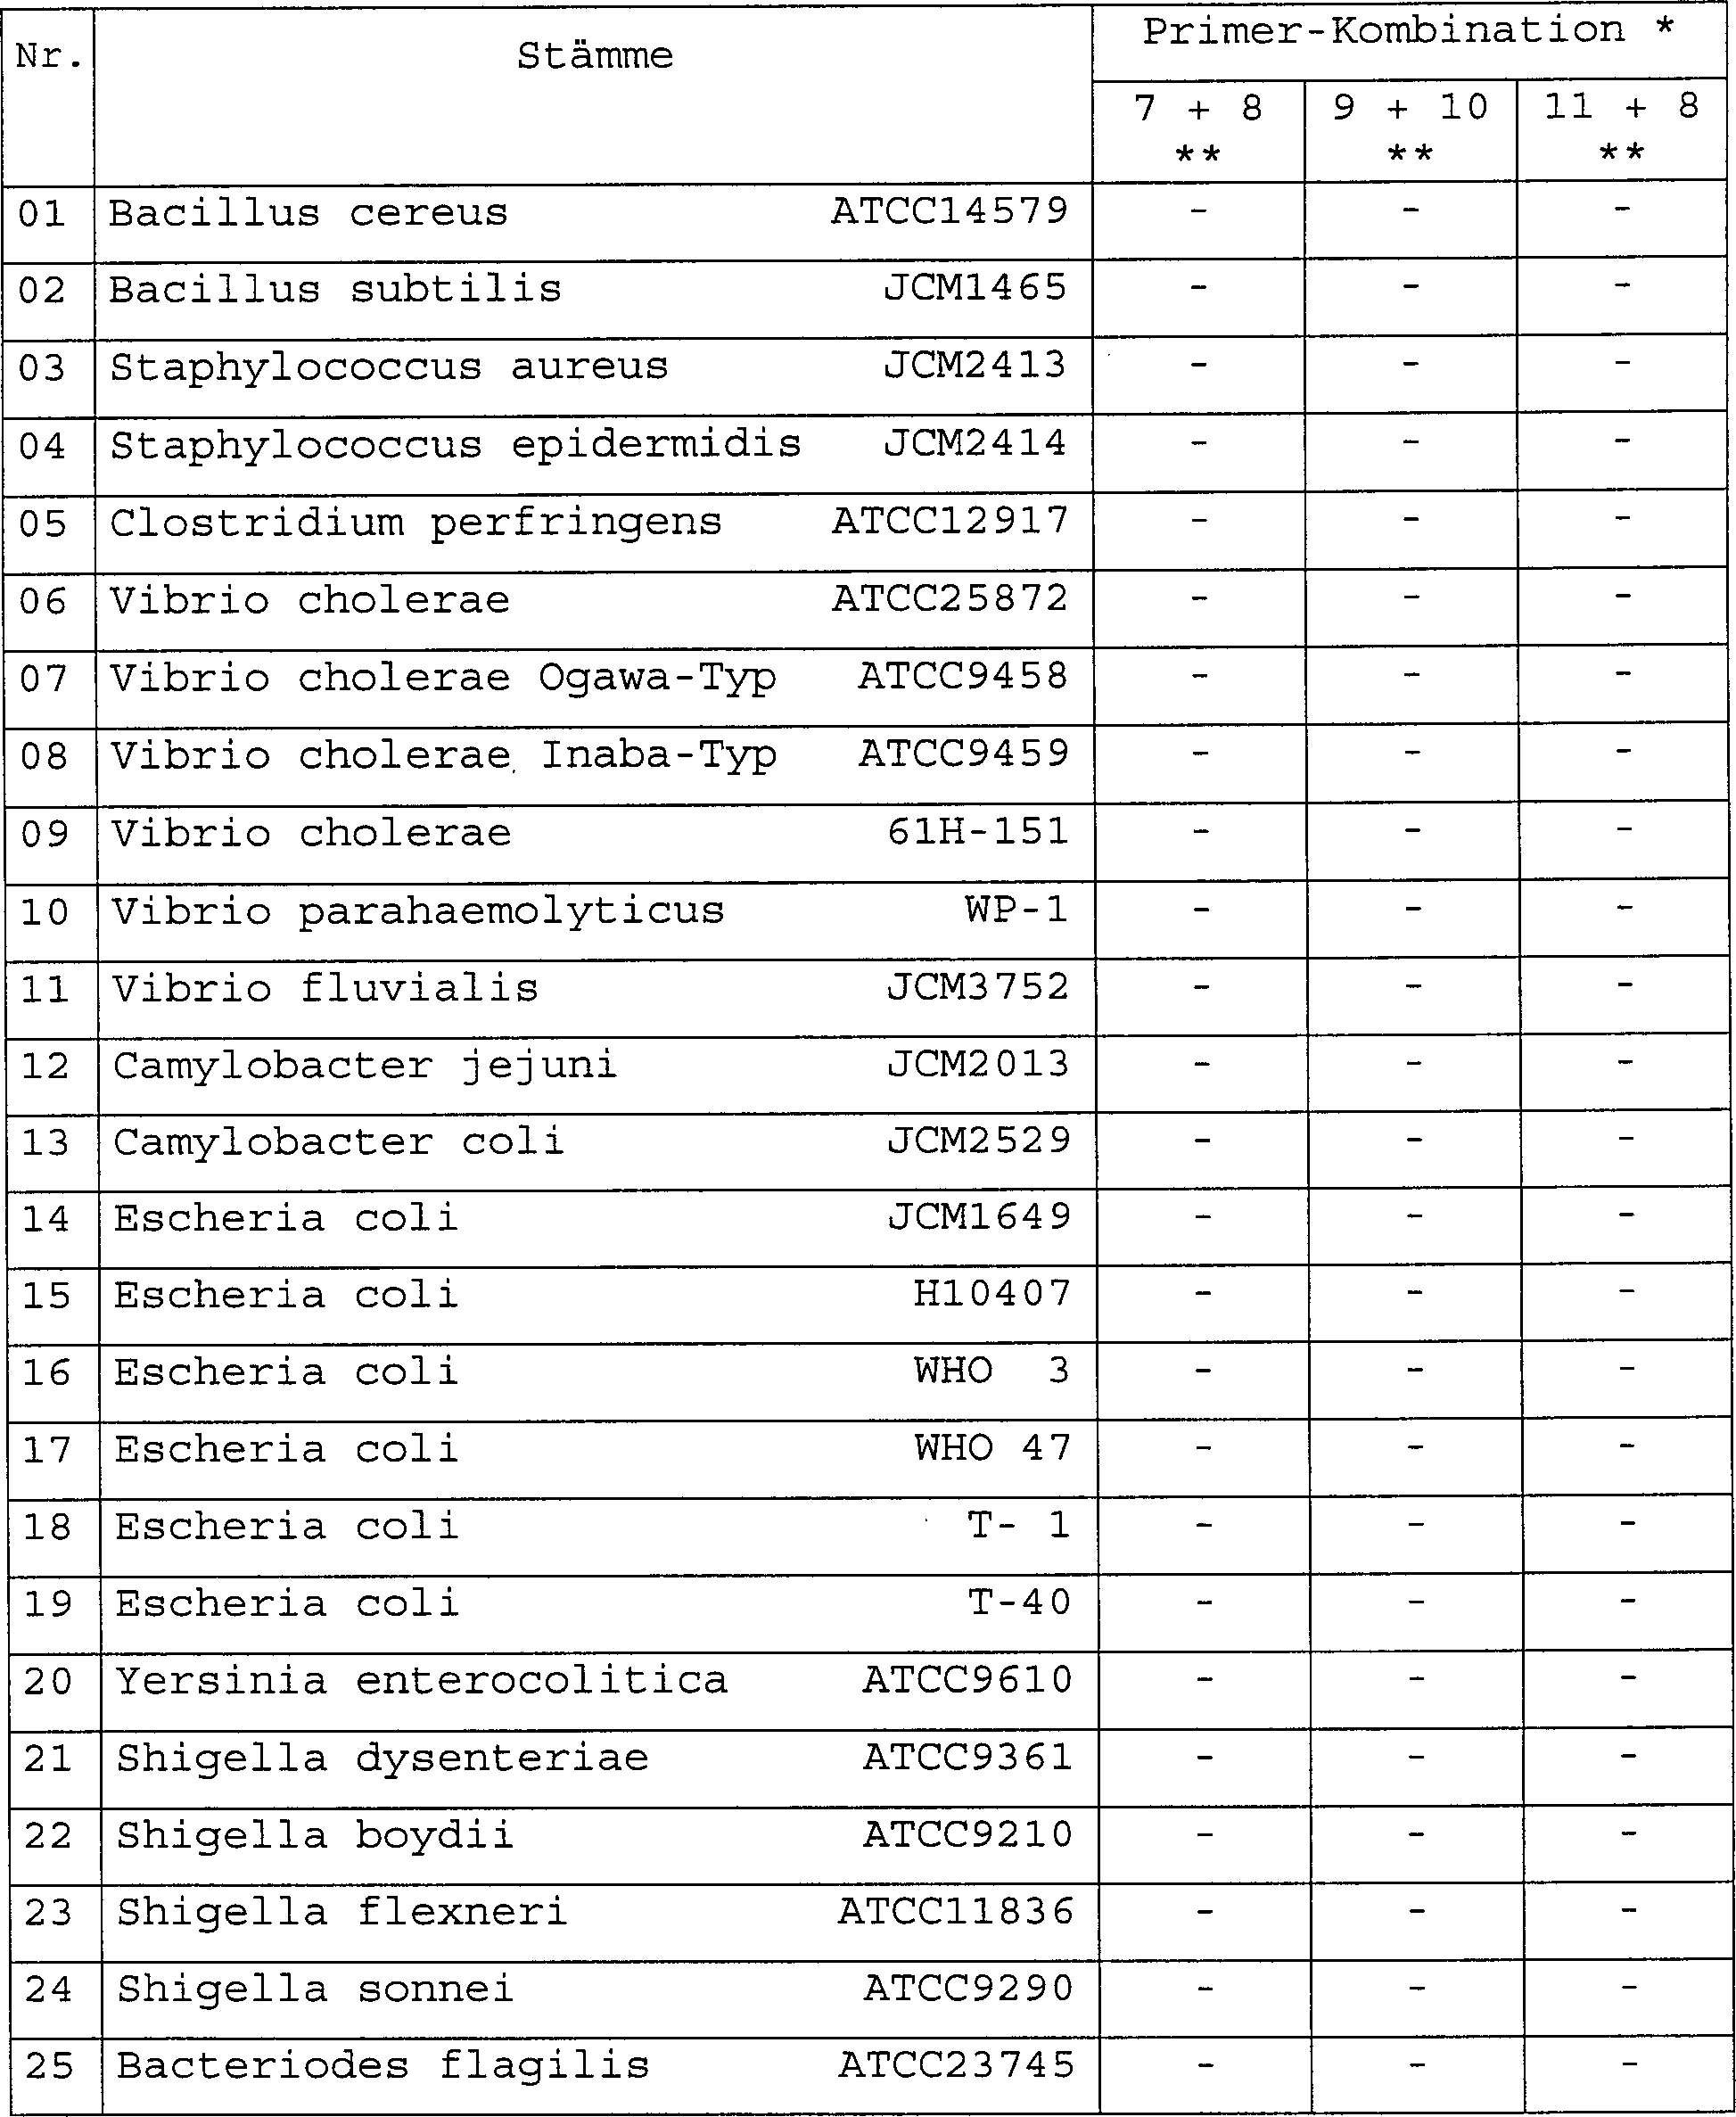
Die Tabellen 8-1 bis 8-3 zeigen die
Ergebnisse des Tests unter Verwendung der Kombinationen von Primern
der vorliegenden Erfindung. Mit diesen Primer-Kombinationen werden
keine DNAs von bakteriellen Stämmen,
bei denen es sich nicht um Salmonella-Arten handelt, oder humane
Plazenta-DNA amplifiziert. Es ist von besonderer Bedeutung, dass
die Primer-Kombinationen der vorliegenden Erfindung keine DNA von
Citrobacter-Arten, welche mit Salmonella-Arten verwandt sind und
schwer von diesen unterschieden werden können, amplifizieren. Daraus
kann geschlossen werden, dass die Oligonucleotid-Primer der vorliegenden
Erfindung selektiv mit DNAs von Salmonella-Arten mit hoher Zuverlässigkeit
reagieren.
-
-
-
-
Beispiel 5: Nachweis von
EHEC (VTEC), welche das VT1-Gen aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet, mit dem Unterschied, dass 320 Stämme von
EHEC- (VTEC)-Stämmen
verwendet werden.
-
Synthese der Primer
-
Als Primer für die Amplifikation des VT1-Gens
von EHEC (VTEC) werden die oben beschriebenen Oligonucleotide SEQ
ID NO: 12 und SEQ ID NO: 13 auf der Grundlage der bekannten Basensequenz
des VT1-Gens ausgewählt
[Takao T., et al., Microb. Pathog., 5, 357–369 (1988)]. Diese Oligonucleotide
werden durch das gleiche Verfahren wie in Experiment 1 von Beispiel
1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass die folgende Oligonucleotid-Kombination
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 12 + Oligonucleotid SEQ ID NO: 13
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet.
-
Koloniehybridisierungstest
-
Es wird ein Koloniehybridisierungstest
unter Verwendung einer Oligonucleotid-Sonde, die spezifisch für das VT1-Gen
und für
das VT2-Gen ist, gemäss
des von Grunstein beschriebenen Verfahrens durchgeführt [Grunstein,
M. und Hogness, D., Proc. Natl. Acad. Sci., 72, 3961 (1975)].
-
Ergebnisse
-
Die Basensequenz des VT1-Gens von
EHEC (VTEC) wurde bereits bestimmt. Aus diesem Grund kann die Länge der
Nucleotidfragmente, die durch PCR unter Verwendung der Oligonucleotide
der vorliegenden Erfindung als Primer amplifiziert werden, leicht
geschätzt
werden. Insbesondere sollte, wenn die Oligonucleotide SEQ ID NO:
12 und SEQ ID NO: 13 der vorliegenden Erfindung in Kombination verwendet
werden, ein Nucleotidfragment von 349 Basen (oder eine Nucleotidduplex
von 349 Basenpaaren) amplifiziert werden. Wenn diese Schätzung mit
der Länge
des amplifi zierten Nucleotidfragments übereinstimmt, wird daraus geschlossen,
dass durch die PCR unter Verwendung der Primer-Kombination korrekt die Zielregion in
dem VT1-Gen amplifiziert wird, und dass der bakterielle Stamm in
der Probe das VT1-Gen aufweist. Die aus der Agarosegel-Elektrophorese
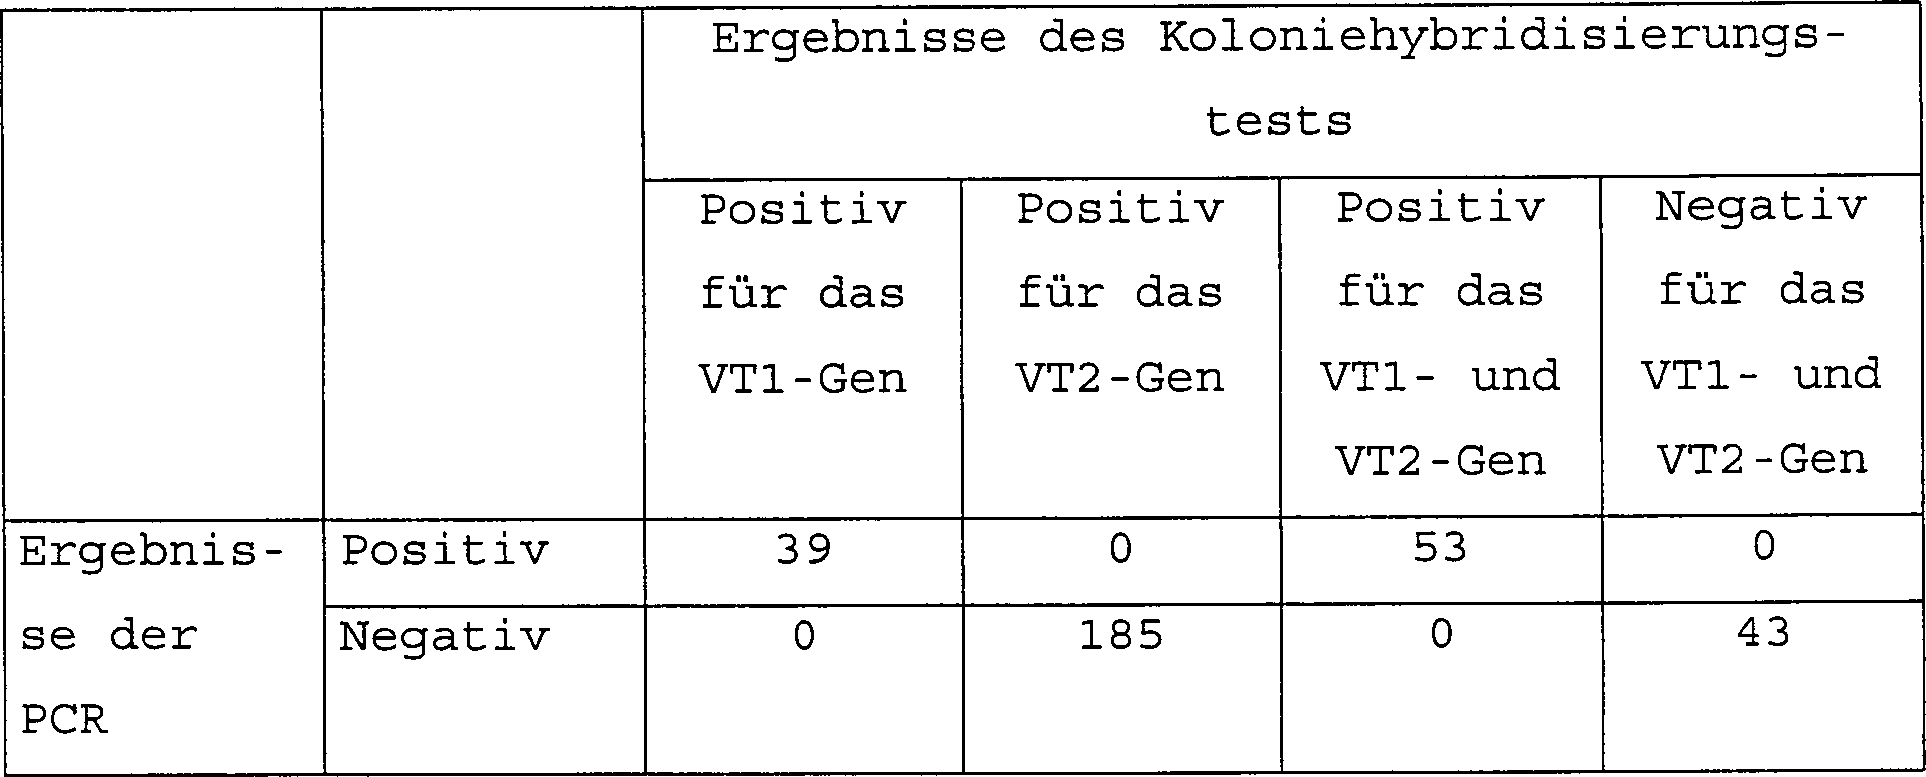
und dem Koloniehybridisierungstest für 320 Teststämme erhaltenen
Ergebnisse sind in Tabelle 9 wiedergegeben. Tabelle 9 zeigt, dass
durch die PCR unter Verwendung der Primer der vorliegenden Erfindung
lediglich DNAs von Stämmen
amplifiziert werden, welche ein positives Ergebnis für das VT1-Gen
in dem Koloniehybridisierungstest ergeben, und dass keine DNA von
VT1-negativen Stämmen
amplifiziert wird. Dies zeigt, dass es durch PCR unter Verwendung
der Primer der vorliegenden Erfindung möglich ist, das VT1-Gen korrekt
zu amplifizieren, und dass EHEC (VTEC), welche das VT1-Gen aufweisen,
mit hoher Genauigkeit unter Verwendung der Oligonucleotide der vorliegenden
Erfindung nachgewiesen werden können.
-
Tabelle
9 Genauigkeit der Primer
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für EHEC (VTEC), welche das VT1-Gen
aufweisen, sind, werden die DNAs klinisch bedeutender pathogener Bakterien,
bei denen es sich nicht um EHEC (VTEC) handelt, mit den Primern
der vorliegenden Erfindung untersucht. Es wird das gleiche Verfahren
wie in Experiment 1 angewendet, ausgenommen das Verfahren zur Herstellung
der Proben.
-
Herstellung der Proben
-
Jeder der in Tabelle 10 aufgeführten Stämme wird
auf die gleiche Weise wie in Experiment 2 von Beispiel 1 behandelt.
Unter den in Tabelle 10 aufgeführten
Stämmen
werden die folgenden Stämme
unter anaeroben Bedingungen kultiviert: Clostridium perfringens,
Campylobacter jejuni, Bacteroides fragilis, Bacteroides vulgatus
und Lactobacillus acidophilus.
-
Ergebnisse
-
Tabelle 10 zeigt die Ergebnisse aus
dem Test, bei dem die Kombinationen der Primer der vorliegenden Erfindung
verwendet werden. Mit den Primer-Kombinationen werden keine anderen
DNAs anderer Stämme als
EHEC (VTEC), ausgenommen eines bestimmten Typs von Shigella-Spezies
(Shigella dysenteriae Typ I), amplifiziert.
-
Es ist bekannt, dass die Differenzierung
zwischen EHEC (VTEC) und Shigella dysenteriae unmöglich ist,
da Shigella dysenteriae das VT1-Gen besitzt. Daraus kann geschlossen
werden, dass die Oligonucleotid-Primer der vorliegenden Erfindung
selektiv mit DNAs von Bakterien reagieren, die das VT1-Gen aufweisen.
-
Tabelle
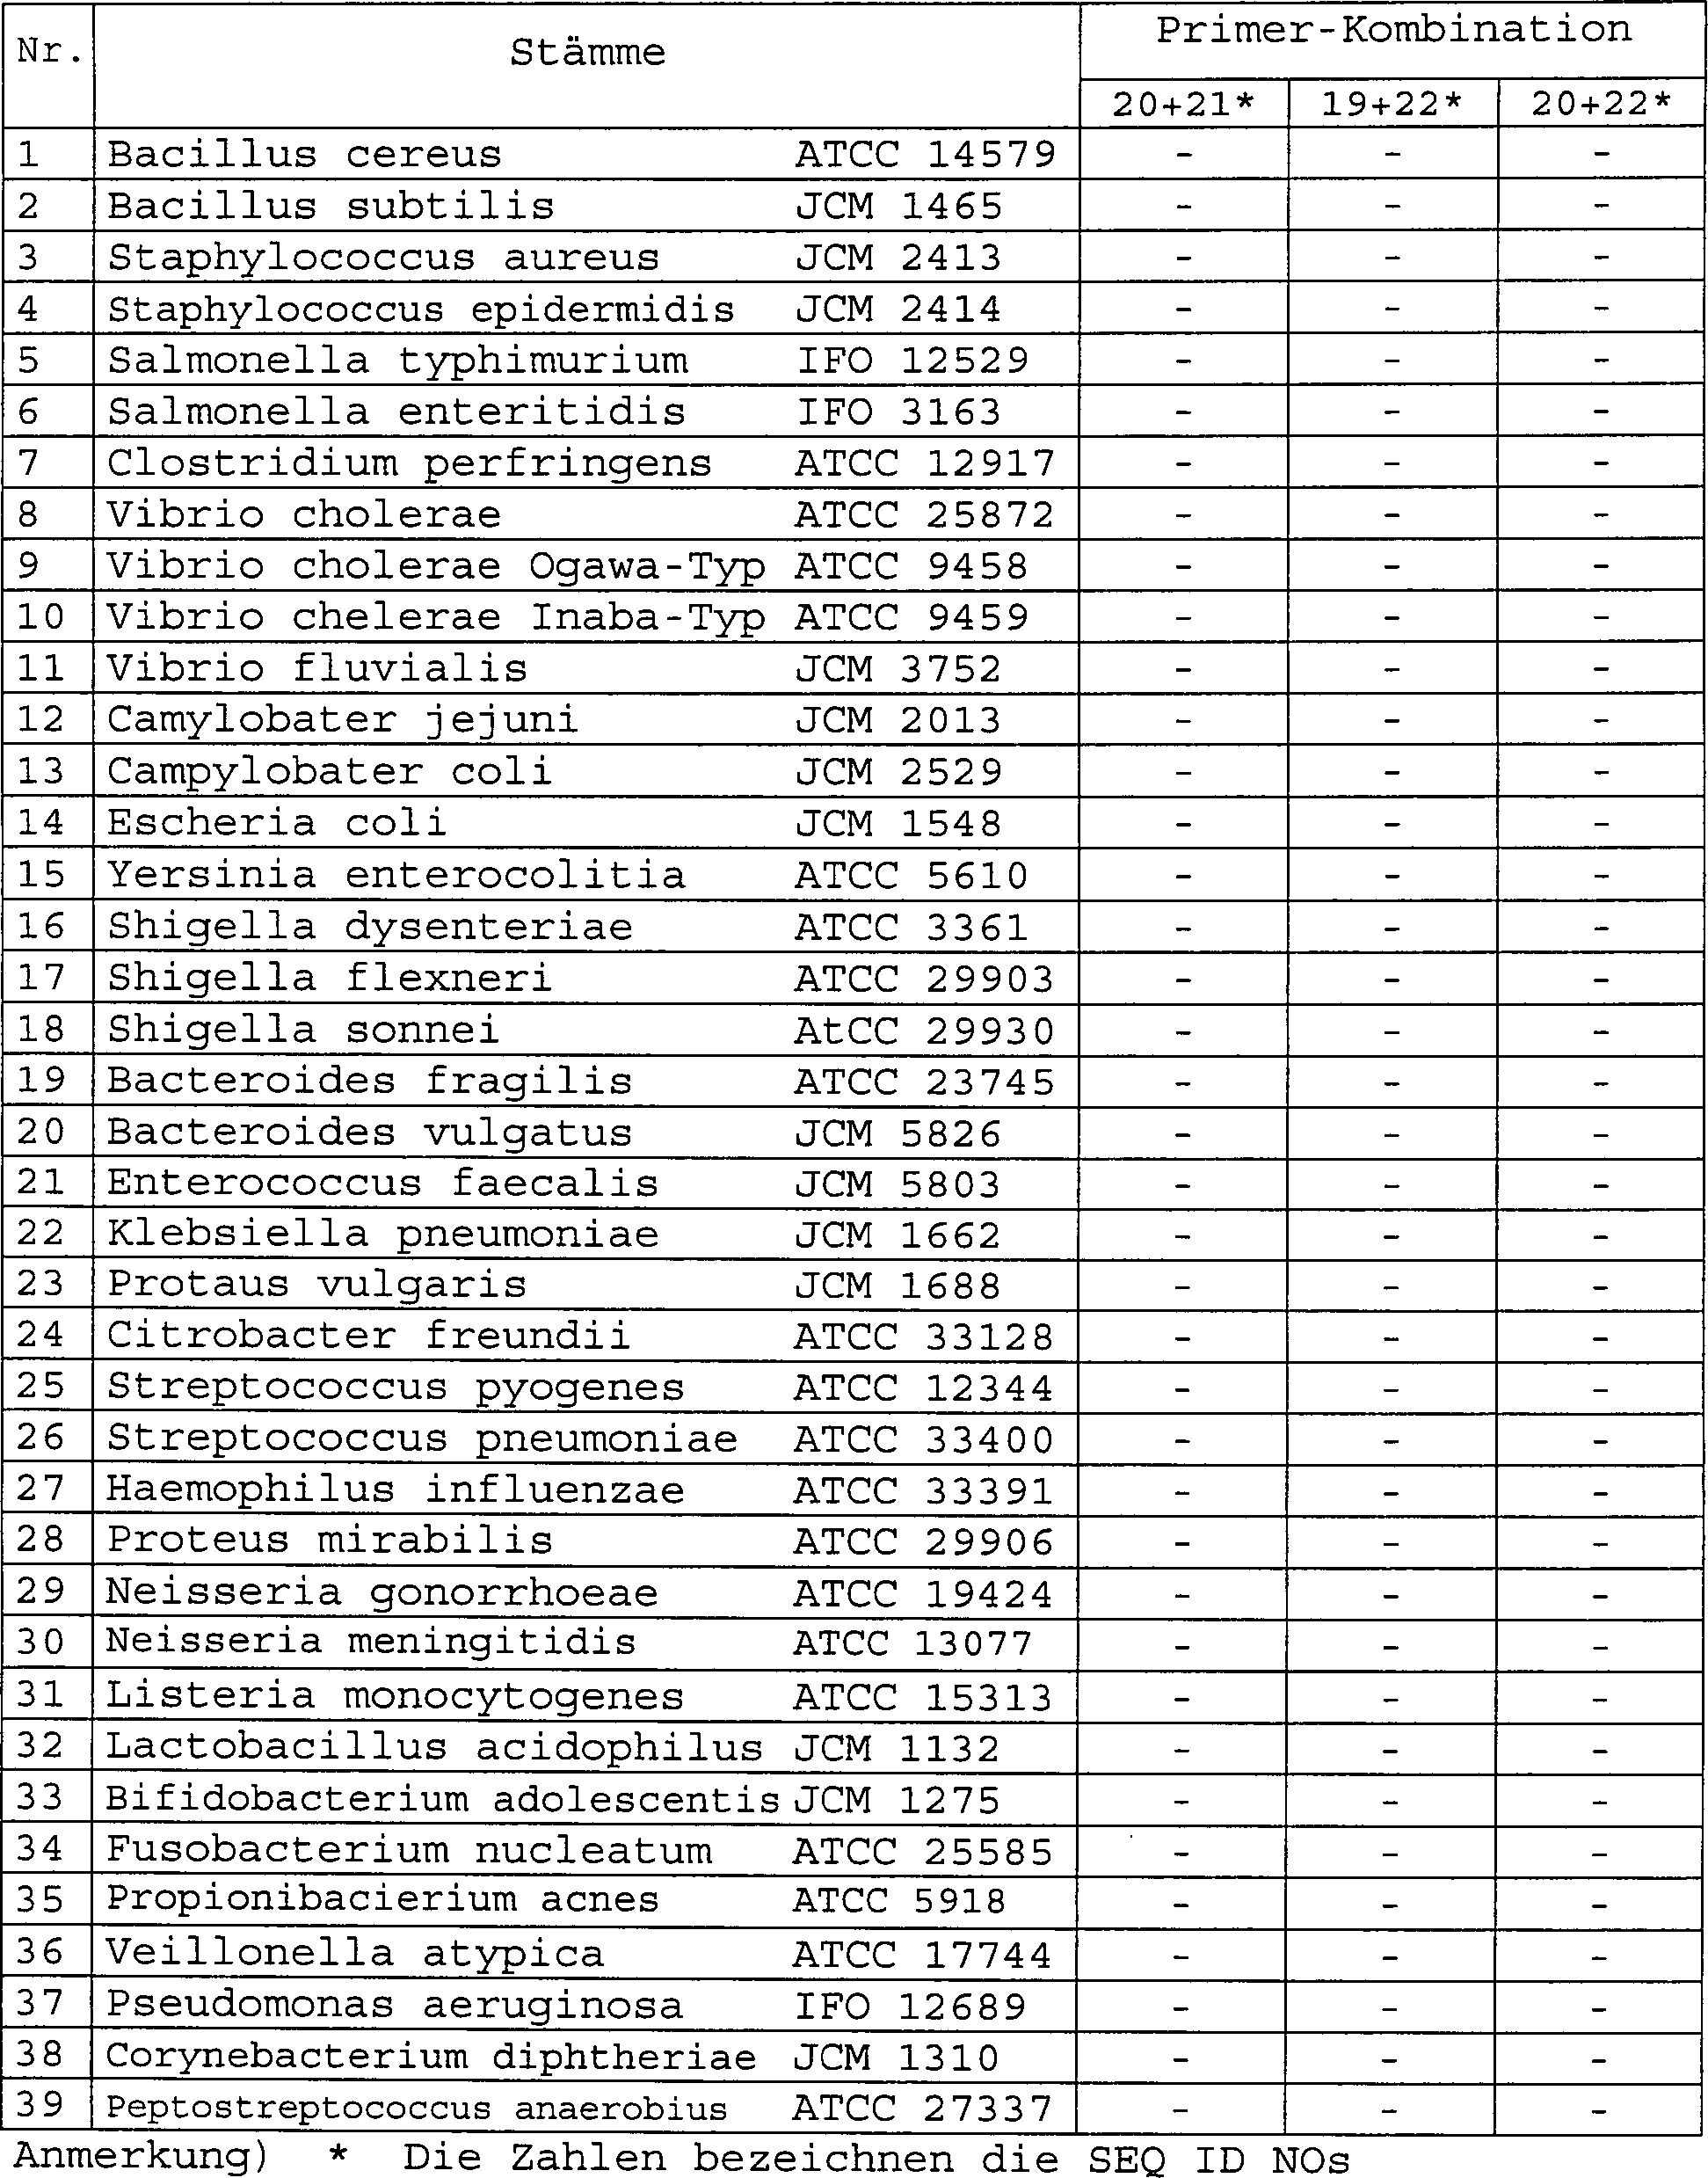
10 Reaktivität
mit Nicht-Zielgenen
-
Beispiel 6: Nachweis von
EHEC (VTEC), welche das VT2-Gen aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
Es wird das gleiche Verfahren wie
in Experiment 1 von Beispiel 5 angewendet.
-
Synthese der Primer
-
Als Primer zur Amplifikation des
VT2-Gens von EHEC- (VTEC)-Stämmen werden
die oben beschriebenen Oligonucleotide SEQ ID NO: 14 und SEQ ID
NO: 15 auf der Grundlage der bekannten Basensequenz des VT2-Gens
ausgewählt
[Jackson, M. P., et al., FEMS Microbio. Lett., 44, 109–114 (1987)].
Diese Oligonucleotide werden durch das gleiche Verfahren wie in
Beispiel 1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass die folgende Oligonucleotid-Kombination
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 14 + Oligonucleotid SEQ ID NO: 15
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet.
-
Koloniehybridisierungstest
-
Es wird das gleiche Verfahren wie
in Experiment 1 von Beispiel 5 angewendet.
-
Ergebnisse
-
Die Basensequenz des VT2-Gens von
EHEC (VTEC) wurde bereits bestimmt. Aus diesem Grund kann die Länge der
Nucleotidfragmente, die durch PCR unter Verwendung der Oligonucleotide
der vorliegenden Erfindung als Primer amplifiziert werden, leicht
bestimmt werden. Insbesondere sollte, wenn die Oligonucleotide SEQ
ID NO : 14 und SEQ ID NO : 15 der vorliegenden Erfindung in Kombination
verwendet werden, ein Nucleotidfragment von 404 Basen (oder eine
Nucleotidduplex von 404 Basenpaaren) amplifiziert werden. Wenn diese
Einschätzung
mit der Länge
des amplifizierten Nucleotidfragments übereinstimmt, wird daraus geschlossen,
dass durch die PCR unter Verwendung der Primer-Kombination die Zielregion des VT2-Gens
korrekt amplifiziert wird, und dass der bakterielle Stamm in der
Probe das VT2-Gen aufweist. Die Ergebnisse aus der Agarosegel-Elektrophorese
mit 320 Teststämmen
und aus dem Koloniehybridisierungstest sind in Tabelle 11 wiedergegeben.
Durch die PCR unter Verwendung der Primer der vorliegenden Erfindung
werden lediglich DNA's
der Stämme
amplifiziert, die ein positives Ergebnis für das VT2-Gen in dem Koloniehybridisierungstest ergeben;
sie zeigen keine Amplifikation von DNA VT2-negativer Stämme. Dies
weist darauf hin, dass durch die PCR unter Verwendung der Primer
der vorliegenden Erfindung das VT2-Gen korrekt amplifiziert werden kann,
und dass EHEC (VTEC), welche das VT2-Gen aufweisen, mit hoher Genauigkeit
unter Verwendung der Oligonucleotide der vorliegenden Erfindung
nachgewiesen werden können.
-
Tabelle
11 Genauigkeit der Primer
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für EHEC (VTEC) sind, die das
VT2-Gen aufweisen, werden die DNA's klinisch bedeutenden pathogener Bakterien,
bei denen es sich nicht um EHEC (VTEC) handelt, mit den Primern
der vorliegenden Erfindung untersucht. Es wird das gleiche Verfahren
wie in Experiment 2 von Beispiel 5 angewendet.
-
Ergebnisse
-
Tabelle 10 zeigt die Ergebnisse des
Tests, bei dem Kombinationen der Primer der vorliegenden Erfindung
verwendet werden. Mit keiner der Primer-Kombinationen in Tabelle
10 werden DNAs anderer pathogener Bakterien als EHEC (VTEC) amplifiziert.
Daraus kann geschlossen werden, dass die Oligonucleotid-Primer der vorliegenden
Erfindung selektiv mit den DNAs der Bakterien reagieren, die das
VT2-Gen aufweisen.
-
Beispiel 7: Nachweis von
EHEC (VTEC), welche das VT1-Gen, das VT2-Gen oder eine Variante
des VT2-Gens aufweisen
-
[Experiment 1]
-
Herstellung der Proben
-
Es wird das gleiche Verfahren wie
in Experiment 1 von Beispiel 1 angewendet.
-
Synthese der Primer
-
Als Primer zur Amplifikation des
VT1-Gens, des VT2-Gens oder einer Varinate des VT2-Gens (VT2vha,
VT2vhb oder VT2vp1) werden die oben beschriebenen Oligonucleotide
SEQ ID NO: 16, SEQ ID NO: 17 und SEQ ID NO: 18 ausgewählt. Diese
Oligonucleotide werden durch das gleiche Verfahren wie in Experiment
1 von Beispiel 1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass eine der folgenden Oligonucleotid-Kombinationen
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 16 + Oligonucleotid SEQ ID NO: 18 und
Oligonucleotid
SEQ ID NO: 17 + Oligonucleotid SEQ ID NO: 18.
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Experiment 1 von Beispiel 1 angewendet.
-
Koloniehybridisierungstest
-
Es wird das gleiche Verfahren wie
in Experiment 1 von Beispiel 1 angewendet.
-
Ergebnisse
-
Die Basensequenz des VT1-Gens, des
VT2-Gens, des VT2vha-Gens,
des VT2vhb-Gens und des VT2vp1-Gens von EHEC (VTEC) wurde bereits
bestimmt. Aus diesem Grund kann die Länge der Nucleotidfragmente,
welche durch PCR unter Verwendung der Oligonucleotide der vorliegenden
Erfindung als Primer amplifiziert werden, leicht bestimmt werden.
Insbesondere sollte, wenn die Oligonucleotide SEQ ID NO: 16 und SEQ
ID NO: 18 der vorliegenden Erfindung in Kombination verwendet werden,
ein Nucleotidfragment von 495 Basen (oder eine Nucleotidduplex von
495 Basenpaaren) amplifiziert werden. Wenn diese Einschätzung mit der
Länge des
amplifizierten Nucleotidfragments übereinstimmt, wird daraus geschlossen,
dass durch die PCR unter Verwendung der Primer-Kombination die Zielregion
in dem VT1-Gen, dem VT2-Gen, dem VT2vha-Gen, dem VT2vhb-Gen oder
dem VT2vp1-Gen korrekt
amplifiziert wird, und das einige bakterielle Stämme in der Probe eines dieser
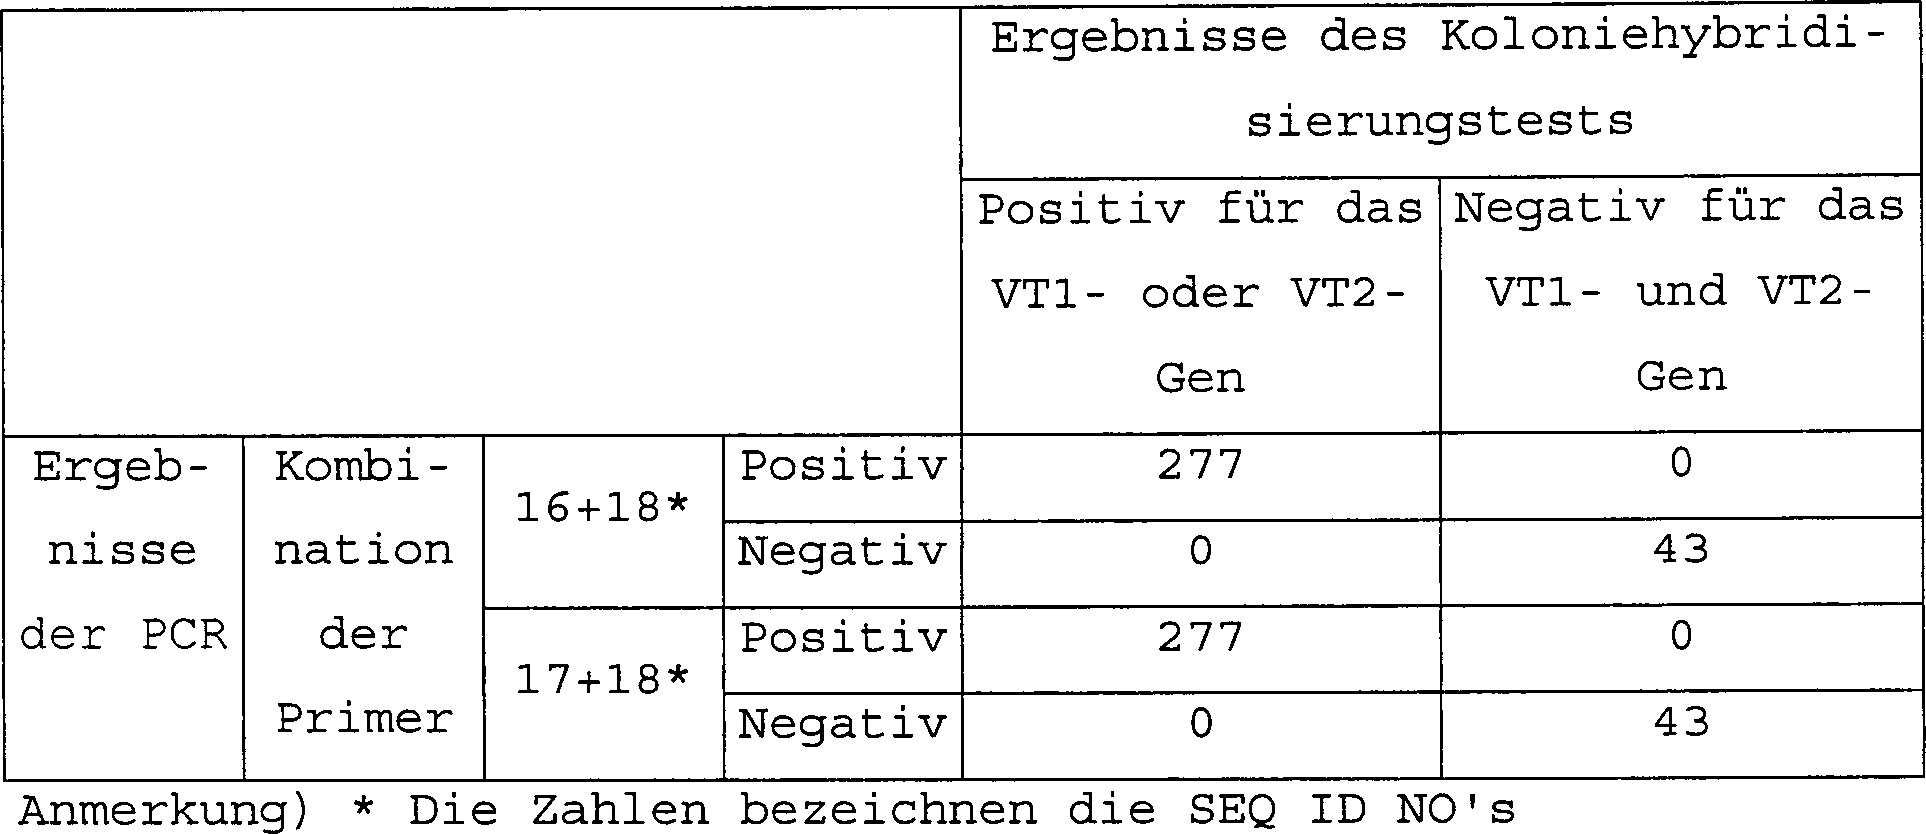
Gene aufweisen. Die aus der Agarosegel-Elektrophorese und aus dem
Koloniehybridisierungstest erhaltenen Ergebnisse mit 320 Teststämmen sind
in Tabelle 12 wiedergegeben. Bei der PCR unter Verwendung der Primer
der vorliegenden Erfindung wird lediglich DNA der Stämme amplifiziert,
welche ein positives Ergebnis für
das VT1-Gen oder VT2- Gen
ergeben; die DNA von Stämmen,
die für
diese Gene negativ sind, wird nicht amplifziert. Dies weist darauf
hin, dass durch die PCR unter Verwendung der Primer der vorliegenden
Erfindung das VT1-Gen oder VT2-Gen (einschließlich seiner Gen-Varianten) korrekt
amplifiziert werden kann, und dass EHEC (VTEC), welche das VT1-Gen
oder das VT2-Gen oder beide Gene aufweisen, mit hoher Genauigkeit
unter Verwendung der Oligonucleotide der vorliegenden Erfindung
nachgewiesen werden können.
-
Tabelle
12 Genauigkeit der Primer
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für EHEC (VTEC) sind, die das
VT1-Gen oder das VT2-Gen aufweisen, werden die DNA's klinisch bedeutender
pathogener Bakterien, bei denen es sich nicht um EHEC (VTEC) handelt,
mit den Primern der vorliegenden Erfindung untersucht. Es wird das
gleiche Verfahren wie in Experiment 2 von Beispiel 5 angewendet.
-
Ergebnisse
-
Tabelle 10 zeigt die Ergebnisse aus
dem Test, bei dem Kombinationen der Primer der vorliegenden Erfindung
verwendet werden. Durch die PCR werden bei Verwendung der Primer-Kombinationen keine
DNAs anderer Stämme
als EHEC (VTEC) amplifiziert, ausgenommen die DNA eines bestimmten
Typs von Shigel-1a-Spezies
(Shigella dysenteriae Typ I).
-
Es ist bekannt, dass eine Differenzierung
zwischen EHEC (VTEC) und Shigella dysenteriae nur durch Nachweis
des VT1-Gens unmöglich ist,
da nicht nur EHEC (VTEC), sondern ebenso Shigella dysenteriae das VT1-Gen
aufweist. Daraus kann geschlossen werden, dass die Oligonucleotid-Primer
der vorliegenden Erfindung selektiv mit den DNA's von Bakterien reagieren, welche das
VT1-Gen oder das VT2-Gen aufweisen.
-
Beispiel 8: Nachweis von
Staphylococcus aureus, welcher das TSST-1-Gen aufweist
-
[Experiment 1]
-
Herstellung der Proben
-
Insgesamt werden 343 Stränge von
Staphylococcus aureus verwendet. Diese Stämme stammen aus Fällen von
Nahrungsmittelvergiftung und aus der Umwelt und werden aus Quellen,
wie Diarrhöe-Stuhl,
Erbrochenem und Nahrungsmitteln, isoliert. Mit jedem Stamm wird
ein Gehirn-Herz-Infusionsmedium (hergestellt von BBL Co., Ltd.)
angeimpft und über
Nacht unter Schütteln
bei 37°C
unter anaeroben Bedingungen kultiviert. Jede Kulturbrühe wird
10-fach mit TE-Puffer verdünnt
und bei 95°C
5 Minuten erhitzt und anschließend
bei 5000 rpm 1 Minute zentrifugiert; die Überstände werden als Proben verwendet.
-
Synthese der Primer
-
Als Primer zur Amplifikation des
TSST-1-Gens von Staphylococcus aureus werden die oben beschriebenen
Oligonucleotide SEQ ID NO: 19 bis SEQ ID NO: 22 auf der Grundlage
der bekannten Basensequenz des TSST-1-Gens von Staphylococcus aureus
ausgewählt
[Blomster-Hautamaa et al., J. Biol. chem., 26, 15783–15786 (1986)]
und durch das gleiche Verfahren wie in Experiment 1 von Beispiel
1 chemisch synthetisiert.
-
PCR
-
Zu 3 μl der oben beschriebenen Probenlösung werden
16,05 μl
steriles destilliertes Wasser, 3 μl
10 × Reaktionspuffer,
4,8 μl dNTP-Lösung, 1,0 μl Primer
(1), 1,0 μl
Primer (2) und 0,15 μl
einer thermostabilden DNA-Polymerase gegeben, wodurch 30 μl einer Reaktionsmischung
hergestellt werden. Diese Reaktionsmischung wird mit 50 μl Mineralöl (hergestellt
von SIGMA) überlagert.
Die Lösungszusammensetzungen
und verwendeten Primer (1) und (2) sind die folgenden:
10 × Reaktionspuffer:
500 mM KCl, 100 mM Tris-HCl, pH 8,3, 15 mM MgCl2,
0,1% (w/v) Gelatine.
-
dNTP-Lösung: Eine Mischung von dATP,
dCTP, dGTP und dTTP, jeweils mit einer Endkonzentration von 1,25
mM.
-
Primer: Wässrige Lösung der oben beschriebenen
chemisch synthetisierten gereinigten Oligonucleotide (Konzentration,
3,75 OD/ml). Es wird eine der folgenden Oligonucleotid-Kombinationen verwendet:
Primer
(1) + Primer (2) = Oligonucleotid SEQ ID NO: 20 + Oligonucleotid
SEQ ID NO: 21
Oligonucleotid SEQ ID NO: 19 + Oligonucleotid
SEQ ID NO: 22 und
Oligonucleotid SEQ ID NO: 20 + Oligonucleotid
SEQ ID NO: 22
-
Thermostabile DNA-Polymerase: Taq-DNA-Polymerase
(5 Units/ml; hergestellt von Perkin Elmer Cetus).
-
Die Reaktionsbedingungen sind die
folgenden:
Hitzedenaturierung: 94°C für 1 Minute.
Hybridisierung
(Annealing): 55°C
für 1 Minute.
Polymerisation:
72°C für 1 Minute.
-
Der Zyklus aus Hitzedenaturierung,
Primer-Annaeling und Polymerisation (5,7 Minuten) wird 35 mal wiederholt
(Gesamtdauer etwa 3 Stunden). Dieses Verfahren wird unter Verwendung
eines DNA-Thermal-Cyclers (hergestellt von Perkin Elmer Cetus),
in den die obigen Reaktionsbedingungen programmiert sind, durchgeführt.
-
Nachweis
-
Agarosegel-Elektrophorese
-
Es wird das gleiche Verfahren wie
in Beispiel 1 angewendet.
-
Umgekehrter passiver Latex-Agglutinations(RPLA)-Test
-
Es wird ein kommerziell erhältlicher
RPLA-Kit zum Nachweis von TSST-1 von Staphylococcus aureus (TST-RPLA "SEIKEN", hergestellt von
DENKA SEIKEN) erworben. Es werden Proben hergestellt und gemäss der angefügten Gebrauchsanleitung
getestet, wobei die Herstellung der Proben teilweise modifiziert
wird, damit die Teststämme
ausreichende Mengen ihres Enterotoxins herstellen können. Das
heisst, anstelle der Gehirn-Herz-Infusion
wird eine von BBL Co., Ltd. hergestellte verwendet.
-
Ergebnisse
-
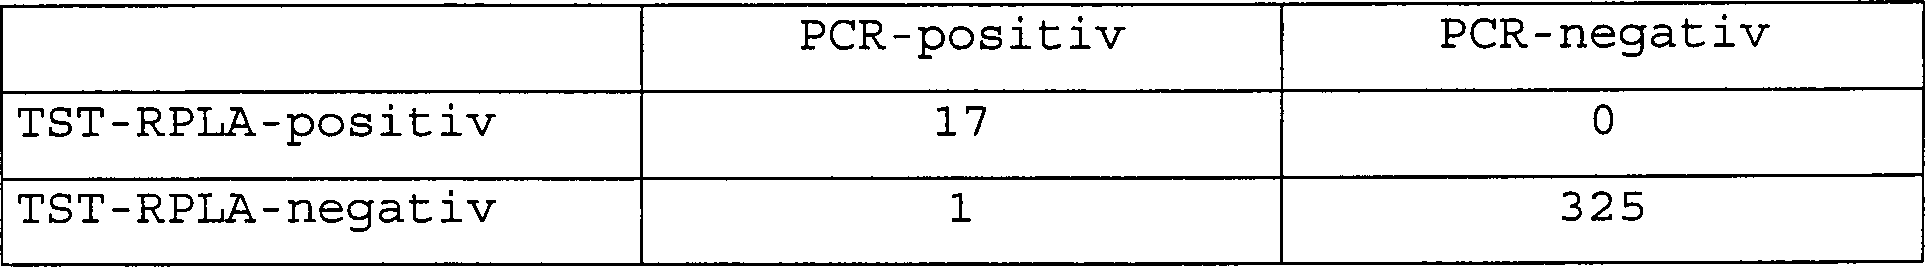
Tabelle 13 zeigt den Vergleich der
Ergebnisse des PCR-Verfahrens
der vorliegenden Erfindung mit den Ergebnissen der konventionell
verwendeten TST-RPLA. Die Daten zeigen, dass durch das Nachweisverfahren
der vorliegenden Erfindung das TSST-1-Gen von Staphylococcus aureus
mit einer Empfindlichkeit nachgewiesen werden kann, die vergleichbar
oder höher
ist, als bei dem konventionellen TST-RPLA-Verfahren. Die Daten in
Tabelle 13 zeigen, dass 17 der 18 PCR-positiven Stämme ebenso
bei RPLA positiv sind, und dass 325 Stämme sowohl bei PCR als auch
bei RPLA negativ sind. Das heißt,
dass mit Ausnahme eines Stammes, welcher positiv bei PCR und negativ
bei RPLA ist, die gleichen Ergebnisse bei PCR und RPLA erhalten werden.
Der Stamm, bei dem die Ergebnisse von PCR und RPLA nicht übereinstimmen,
wird durch Southern-Blot-Hybridisierung getestet und als positiv
für das
TSST-1-Gen bestätigt.
-
Tabelle
13 Vergleich von PCR und TST-RPLA
-
1 zeigt
die Ergebnisse des Empfindlichkeitstests der PCR-Primer der vorliegenden
Erfindung durch Elektrophorese. In 1 bezeichnen
die Zahlen 1 bis 9 die Anzahl der in der PCR-Reaktion verwendeten
DNA-Kopien: 1 bedeutet 107 Kopien; 2 bedeutet
106 Kopien; 3 bedeutet 105 Kopien;
4 bedeutet 104 Kopien; 5 bedeutet 103 Kopien; 6 bedeutet 102 Kopien,
7 bedeutet 10 Kopien; 8 bedeutet 1 Kopie und 9 die Abwesenheit von
DNA. Aus dieser Figur ist ersichtlich, dass durch das Verfahren
der vorliegenden Erfindung schon 10 DNA-Kopien nachgewiesen werden
können.
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für Staphylococcus aureus sind,
welcher das TSST-1-Gen aufweist, werden die DNA's anderer klinisch bedeutender pathogener
Bakterien mit den Primern der vorliegenden Erfindung untersucht.
Es wird das gleiche Verfahren wie in Experiment 1 angewendet, ausgenommen
das Verfahren zur Herstellung der Proben.
-
Herstellung der Proben
-
Jeder der in Tabelle 14 aufgeführten Stämme wird
auf die gleiche Weise wie in Experiment 2 von Beispiel 5 behandelt.
-
Ergebnisse
-
Tabelle 14 zeigt die Ergebnisse des
Tests, bei dem die Primer der vorliegenden Erfindung verwendet wurden.
Durch die PCR wird bei Verwendung der Primer keine DNA anderer Stämme, einschließlich solcher, die
für Nahrungsmittelvergiftung
verantwortlich sind, amplifiziert. Daraus kann geschlossen werden,
dass die Oligonucleotid-Primer der vorliegenden Erfindung selektiv
mit der DNA von Staphylococcus aureus, welcher das TSST-1-Gen aufweist,
reagieren. Die gleichen Ergebnisse werden mit anderen Primer-Kombinationen
der vorliegenden Erfindung erhalten, welche nicht in Tabelle 14
wiedergegeben sind.
-
-
Beispiel 9: Nachweis von
Vibrio Cholerae, welcher das ctx-Gen aufweist
-
[Experiment 1]
-
Herstellung der Proben
-
Es wird das gleiche Verfahren wie
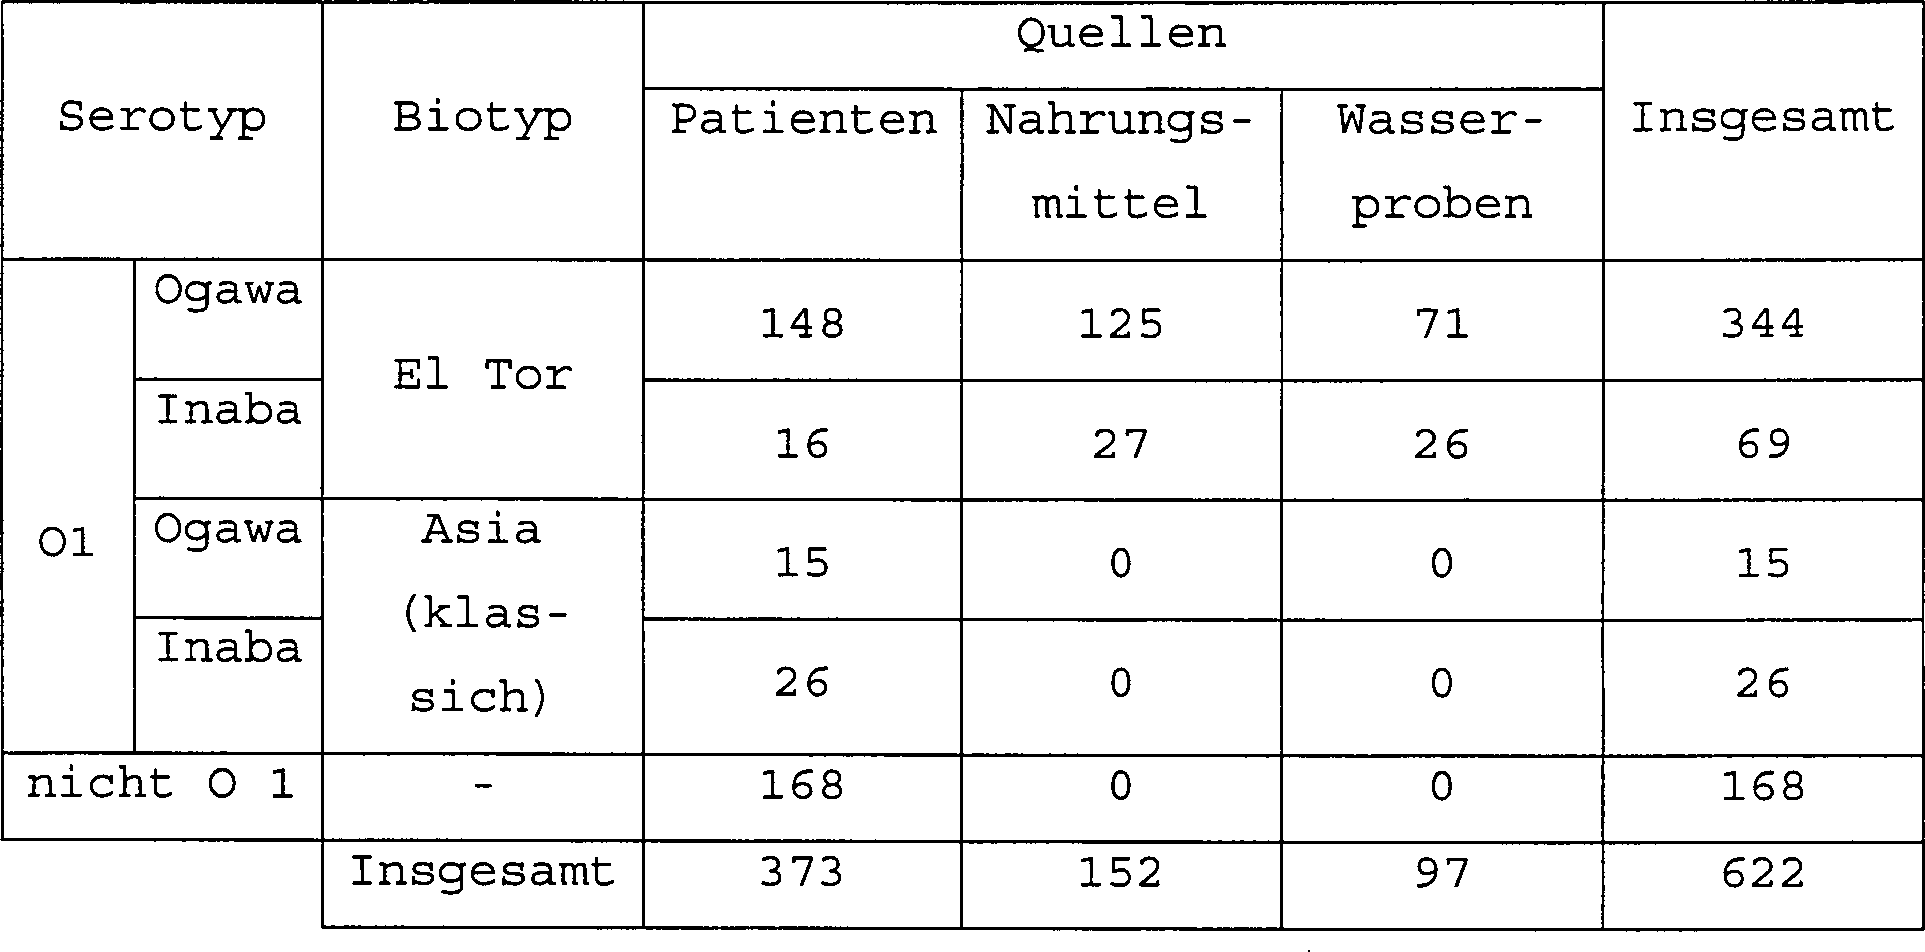
in Beispiel 1 angewendet, mit dem Unterschied, dass 622 Stämme von
Vibrio cholerae verwendet werden. Diese Stämme werden aus Patienten mit
Cholera, Meeresprodukten (Shrimp, Schnappschildkröte), Wasserproben
aus FLüssen,
Häfen usw.
isoliert. Setotyp, Biotyp und die Anzahl der Stämme sind in Tabelle 15 wiedergegeben.
-
Tabelle
15 Typ und Quellen von Vibrio cholerae
-
Synthese der Primer
-
Als Primer zur Amplifikation des
ctx-Gens von Vibrio Cholerae werden die oben beschriebenen Oligonucleotide
SEQ ID NO: 23 bis SEQ ID NO: 26 auf der Grundlage der bekannten
Basensequenzen des ctx-Gens von Vibrio cholerae ausgewählt [Lockman,
H. und J. B. Kaper: J. Biol. Chem., 258, 13722–13726 (1983)] und durch das
gleiche Verfahren wie in Experiment 1 von Beispiel 1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass einer der folgenden Oligonucleotid-Kombinationen
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 23 + Oligonucleotid SEQ ID NO: 25, und
Oligonucleotid
SEQ ID NO: 24 + Oligonucleotid SEQ ID NO: 26.
-
Nachweis
-
Agarosegel-Elektrophorese
-
Um die amplifizierten Nucleotidfragmente
in der Reaktionslösung
nachzuweisen, wird Agarosegel-Elektrophorese durch das gleiche Verfahren
wie in Beispiel 1 durchgeführt.
-
Koloniehybridisierungstest
-
Es wird ein Koloniehybridisierungstest
unter Verwendung einer Polynucleotid-Sonde, die spezifisch für das ctx-Gen
ist, [Kaper, J. B., J. G. Morris, Jr., und N. Nashibuchi (1988),
DNA Probes für
Pathogenic Vibrio Species, 65–77.
In F. C. Tenover (ed.), DNA Probes für Infectious Diseases. CRC
Press, Inc., Boca Raton Fla.] gemäß dem von Grundstein beschriebenen
Verfahren [Grunstein, M. und Hogness, D., Proc. Natl. Acad. Sci., 72,
3961 (1975)] durchgeführt.
-
Ergebnisse
-
Die Basensequenz des ctx-Gens von
Vibrio cholerae wurde bereits bestimmt. Aus diesem Grund kann die
Länge der
Nucleotidfragmente, die durch PCR unter Verwendung der Oligonucleotide
der vorliegenden Erfindung als Primer amplifiziert werden, leicht
bestimmt werden. Insbesondere sollte, wenn die Oligonucleotide SEQ
ID NO: 23 und SEQ ID NO: 25 der vorliegenden Erfindung in Kombination
verwendet werden, ein Nucleotidfragment von 169 Basen (oder eine
Nucleotidduplex von 169 Basenpaaren) amplifiziert werden. Durch
die Kombination von SEQ ID NO: 24 und SEQ ID NO: 26 sollte ein Nucleotidfragment
von 307 Basen (oder eine Nucleotidduplex von 307 Basenpaaren) amplifi ziert
werden. Wenn die geschätzte
Länge des
Nucleotids mit der Länge
des amplifizierten Nucleotidfragments übereinstimmt, wird daraus geschlossen,
dass durch die PCR unter Verwendung der Primer-Kombination die Zielregion
in dem ctx-Gen korrekt amplifiziert wird, und dass der bakterielle
Stamm in der Probe das ctx-Gens aufweist. Die aus der Agarosegel-Elektrophorese
und dem Koloniehybridisierungstest erhaltenen Ergebnisse mit 662
Teststämmen
sind in Tabelle 16 wiedergegeben. Bei der PCR werden unter Verwendung
der Primer der vorliegenden Erfindung lediglich DNAs von Stämmen amplifiziert,
die ein positives Ergebnis für
das ctx-Gen bei dem Koloniehybridisierungstest ergeben, wobei keine Amplifikation
von DNA bei den ctx-Gen-negativen
Stämmen
auftritt. Dies zeigt, dass durch PCR unter Verwendung der Primer
der vorliegenden Erfindung das ctx-Gen korrekt amplifiziert werden
kann, und dass Vibrio cholerae, welcher das ctx-Gens aufweist, mit
hoher Genauigkeit unter Verwendung der Oligonucleotide der vorliegenden
Erfindung nachgewiesen werden kann. Tabelle 16 zeigt das mit den
Oligonucleotiden SEQ ID NO: 24 und SEQ ID NO: 26 erhaltene Ergebnis.
Die Kombination von SEQ ID NO: 23 und SEQ ID NO: 25 ergibt ein ähnliches
Ergebnis.
-
Tabelle
16 Genauigkeit der Primerkombination von SEQ ID NO: 24 und SEQ ID
NO: 26
-
2 zeigt,
dass durch die PCR unter Verwendung der Kombinationen der Primer
der vorliegenden Erfindung das ctx-Gen korrekt nachgewiesen werden
kann, unabhängig
von der Quelle, dem serologischen Typ und dem biologischen Typ der
Stämme.
Es werden Hitzeextrakte der folgenden Stämme als Template-DNA-Lösungen verwendet:
Spuren
1 bis 3: Vibrio cholerae (El Tor – Ogawa-Typ, der ctx-Gen-positive Stamm)
Spuren
4 bis 6: Vibrio cholerae (El Tor – Inaba-Typ, der ctx-Gen-positive Stamm)
Spur
7: Vibrio cholerae (klassicher Ogawa-Typ, der ctx-Gen-positive Stamm)
Spur
8: Vibrio cholerae (klassischer Inaba-Typ, der ctx-Gen-positive Stamm)
Spuren
9 bis 10: Vibrio cholerae (nicht-O1, der ctx-Gen-positive Stamm)
Spur 11: Vibrio
cholerae (El Tor – Ogawa-Typ,
der ctx-Gen-negative
Stamm)
Spur 12: Vibrio cholerae (Al Tor – Inaba-Typ, der ctx-Gen-negative Stamm)
Spur
13: Enterotoxigenes Echerichia coli (thermolabiler Enterotoxingen-positiver
Stamm)
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für Vibrio cholerae sind, welcher
das ctx-Gen aufweist, werden die Gene anderer klinisch bedeutender
pathogener Bakterien mit dem Verfahren der vorliegenden Erfindung
untersucht. Es wird das gleiche Verfahren wie in Experiment 1 angewendet,
ausgenommen das Verfahren zur Herstellung der Proben.
-
Herstellung der Proben
-
Jeder der in Tabelle 17 aufgeführten Stämme wird
auf die gleiche Weise wie in Experiment 2 von Beispiel 5 behandelt.
-
Ergebnisse
-
Tabelle 17 zeigt die Ergebnisse des
Tests, bei dem eine Kombination der Primer der vorliegenden Erfindung
verwendet wird. Durch die PCR werden unter Verwendung der Primer
keine DNAs anderer pathogener getesteter Stämme amplifiziert. Daraus kann
geschlossen werden, dass die Oligonucleotid-Primer der vorliegenden
Erfindung selektiv mit den DNAs von Vibrio cholerae, welche das
ctx-Gen aufweisen, reagieren. Ähnliche
Ergebnisse werden ebenso für
andere Primer-Kombinationen der vorliegenden Erfindung, welche nicht in
Tabelle 17 wiedergegeben sind, erhalten.
-
Tabelle
17 Reaktivität
mit DNA von Bakterien, bei denen es sich nicht um Vibrio cholerae
handelt
-
Beispiel 10: Nachweis
von Clostridium perfringens, welcher das Enterotoxin-Gen aufweist
-
[Experiment 1]
-
Herstellung der Proben
-
Bei den verwendeten Stämmen von
Clostridium perfringens handelt es sich um 11 Stämme, die aus Patienten isoliert
und von Instituten zur Verfügung
gestellt wurden, in denen die Stämme
gelagert werden. Mit jedem Stamm wird GAM-Brühe (hergestellt von Nissui
Pharmaceutical Co., Ltd.) angeimpft und über Nacht bei 37°C unter anaeroben
Bedingungen und Schütteln
kultiviert. Jede Kulturbrühe
wird 10-fach mit 10 mM Tris-HCl-Puffer,
pH 7,5, verdünnt
und bei 95°C
10 Minuten erhitzt und anschließend
zentrifugiert, wobei der Überstand
als Probe verwendet wird.
-
Synthese der
Primer
-
Als Primer zur Amplifikation des
Enterotoxin-Gens von Clostridium perfringens werden die oben beschriebenen
Oligonucleotide SEQ ID NO: 27 bis SEQ ID NO: 35 auf der Grundlage
der bekannten Basensequenz des Enterotoxin-Gens von Clostridium
perfringens ausgewählt
[Maruke van Damme-Jongsten, Antonie van Leeuwenhoek, 56, 181–190 (1989)]
und durch das gleiche Verfahren wie in Experiment 1 von Beispiel
1 chemisch synthetisiert.
-
PCR
-
Die PCR wird unter den gleichen Reaktionsbedingungen
wie in Beispiel 1 durchgeführt,
mit dem Unterschied, dass eine der folgenden Oligonucleotid-Kombinationen
verwendet wird:
Primer (1) + Primer (2) = Oligonucleotid SEQ
ID NO: 27 + Oligonucleotid SEQ ID NO: 32;
Oligonucleotid SEQ
ID NO: 28 + Oligonucleotid SEQ ID NO: 33;
Oligonucleotid SEQ
ID NO: 29 + Oligonucleotid SEQ ID NO: 33;
Oligonucleotid SEQ
ID NO: 30 + Oligonucleotid SEQ ID NO: 34; und
Oligonucleotid
SEQ ID NO: 31 + Oligonucleotid SEQ ID NO: 35.
-
Nachweis
-
Agarosegel-Elektrophorese
-
Um die amplifizierten Nucleotidfragmente
in der Reaktionslösung
nachzuweisen, wird Agarosegel-Elektrophorese nach dem gleichen Verfahren
wie in Beispiel 1 durchgeführt.
-
3 zeigt
einen Teil der elektrophoretischen Ergebnisse. Der obere Bereich
der Figur zeigt die Ergebnisse mit Oligonucleotid SEQ ID NO: 28
+ Oligonucleotid SEQ ID NO: 33; der untere Bereich zeigt die Ergebnisse
mit Oligonucleotid SEQ ID NO: 29 + Oligonucleotid SEQ ID NO: 33.
In der Figur bezeichnet M den Molekulargewichtsmarker; die Spuren
1 bis 13 bezeichnen jeweils ATCC 12925 (Spur 1), ATCC 12924 (Spur 2),
ATCC 12922 (Spur 3), ATCC 12920 (Spur 4), ATCC 12916 (Spur 5), ATCC
12915 (Spur 6), ATCC 12918 (Spur 7), ATCC 12919 (Spur 8), ATCC 12921
(Spur 9), JCM 1296 (Spur 10), JCM 1416 (Spur 11), JCM 1382 (Spur
12) bzw. TE (negative Kontrolle, Spur 13).
-
Southern-Blot-Hybridisierungstest
-
Ein Southern-Blot-Hybridisierungstest
wird unter Verwendung einer Oligonucleotid-Sonde, die spezifisch
für das
Enterotoxin-Gen von Clostridium perfringens ist, gemäß dem von
Tada et al. beschriebenen Verfahren [Tada, J. et al. Mol. Cell.
Probe., 6, 477 (1992)] durchgeführt.
-
Umgekehrter passiver Latex-Agglutinations(RPLA)-Test
-
Es wird ein kommerziell erhältlicher
RPLA-Kit zum Nachweis von Clostridium perfringens Enterotoxin (Pet-RPLA "SEIKEN", hergestellt von
DENKA SEIKEN) erworben. Die Proben werden vorbereitet und gemäß der angefügten Gebrauchsanweisung
getestet.
-
Ergebnisse
-
Die Basensequenz des Enterotoxin-Gens
von Clostridium perfringens wurde bereits bestimmt. Aus diesem Grund
kann die Länge
der Nucleotidfragmente, die durch PCR unter Verwendung der Oligonucleotide der
vorliegenden Erfindung als Primer amplifiziert werden, leicht bestimmt
werden. Insbesondere sollte, wenn die Oligonucleotide SEQ ID NO:
27 und SEQ ID NO: 32 der vorliegenden Erfindung in Kombination verwendet werden,
ein Nucleotidfragment von 473 Basen (oder eine Nucleotidduplex von
473 Basenpaaren) amplifiziert werden. Wenn die geschätzte Länge mit
der Länge
des amplifizierten Nucleotidfragments übereinstimmt, wird daraus geschlossen,
dass durch die PCR unter Verwendung der Primer-Kombination die Zielregion
in dem Enterotoxin-Gen korrekt amplifiziert wird, und dass der bakterielle
Stamm in der Probe das Enterotoxin-Gen aufweist. Die aus der Agarosegel-Elektrophorese
und dem RPLA-Test mit den 11 Teststämmen erhaltenen Ergebnisse
sind in Tabelle 18 wiedergegeben.
-
-
In dem Southern-Blot-Hybridisierungstest
wird bestätigt,
dass es sich bei den Nucleotidfragmenten, die mit einer Kombination
von Primern der vorliegenden Erfindung amplifiziert werden, um Teile
der Enterotoxin-Gensequenzen handelt. Die Ergebnisse sind in 4 dargestellt. 4 entspricht 3. In 4 bezeichnet M den Molekulargewichtsmarker;
die Spuren 1 bis 13 bezeichnen jeweils ATCC 12925 (Spur 1), ATCC
12924 (Spur 2), ATCC 12922 (Spur 3), ATCC 12920 (Spur 4), ATCC 12916
(Spur 5), ATCC 12915 (Spur 6), ATCC 12918 (Spur 7), ATCC 12919 (Spur
8), ATCC 12921 (Spur 9), JCM 1296 (Spur 10), JCM 1416 (Spur 11),
JCM 1382 (Spur 12) bzw. TE (negative Kontrolle, Spur 13).
-
Diese Ergebnisse zeigen, dass durch
PCR unter Verwendung der Primer der vorliegenden Erfindung eine
genaue Amplifikation des Enterotoxin-Gens in der PCR möglich ist,
und dass Clostridium perfringens, welcher das Enterotoxin-Gen besitzt,
mit hoher Genauigkeit unter Verwendung der Oligonucleotide der vorliegenden
Erfindung nachgewiesen werden kann.
-
[Experiment 2]
-
Um zu bestimmen, ob die in Experiment
1 erhaltenen Ergebnisse spezifisch für Clostridium perfringens sind,
welcher das Enterotoxin-Gen besitzt, wird die Reaktivität der Primer
der vorliegenden Erfindung mit DNA anderer Clostridium-Arten und
anderer klinisch bedeutender pathogener Bakterien untersucht. Es
wird das gleiche Verfahren wie in Experiment 1 angewendet, ausgenommen
das Verfahren zur Herstellung der Proben.
-
Herstellung
der Proben
-
Jeder der in den Tabellen 19 und
20 aufgeführten
Stämme
wird auf die gleiche Weise wie in Experiment 2 von Beispiel 5 behandelt.
-
Ergebnisse
-
Die Tabellen 19 und 20 zeigen die
Ergebnisse des Tests, bei dem einige der Primer-Kombinationen der
vorliegenden Erfindung verwendet wurden: Bei keiner der in den Tabellen
aufgeführten
Primer-Kombinationen trat eine Amplifikation von DNA anderer Stämme, einschließlich pathogener
Stämme,
in der PCR auf. Daraus kann geschlossen werden, dass die Oligonucleotid-Primer
der vorliegenden Erfindung selektiv mit dem Enterotoxin-Gen von
Clostridium perfringens reagieren.
-
-
-
Durch die in den obigen Beispielen
der vorliegenden Erfindung verwendete Agarosegel-Elektrophorese
können
Nucleotidfragmente voneinander unterschieden werden, die einen Längenunterschied
von 5–10 Basen
(Basenpaaren) bei Nucleotidfragmenten von nicht mehr als 100 Basen
(Basenpaaren) und von 10– 20 Basen
(Basenpaaren) bei Nucleotidfragmenten von 100–500 Basen (Basenpaaren) aufweisen.
Die Verwendung eines anderen Gelmaterials, wie Acrylamid, ermöglicht die
Verbesserung der Genauigkeit bei der Bestimmung der Nucleotidfragmentlänge. Dadurch
kann die Zuverlässigkeit
des selektiven Nachweises des Zielgens in der vorliegenden Erfindung
weiter erhöht
werden.
-
Obwohl die Erfindung detailliert
und mit Bezug auf spezifische Ausführungsformen beschrieben wurde,
ist es für
einen Fachmann offensichtlich, dass verschiedene Änderungen
und Modifikationen vorgenommen werden können, ohne den Bereich der
Erfindung zu verlassen.
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-