-
Die
vorliegende Erfindung betrifft als Antitumormittel geeignete Verbindungen,
deren Herstellung und diese Verbindungen enthaltende pharmazeutische
Zusammensetzungen.
-
Zahlreiche
Verbindungen, die reversibel durch Interkalation an DNA binden,
weisen bekanntlich anti-proliferative Zelleigenschaften und in vivo-Antitumorwirkungen
auf, die vorwiegend über
die Hemmung von Topoisomerase-Enzymen vermittelt werden. Beispielsweise
stellen die Acridin-Derivate Amsacrin (Issell, Cancer Treat. Rev.,
Bd. 7 (1980), S. 73), Asulacrin (Harvey et al., Eur. J. Cancer,
Bd. 27 (1991), S. 1617) und Acridincarboxamid (Finlay et al., Eur.
J. Cancer, Bd. 32A (1996), S. 708) in der Klinik oder in klinischen
Versuchen eingesetzte Antikrebs-Arzneistoffe
dar. Von verwandten 9-Azaacridinen (Phenazinen) wurde berichtet,
dass sie in vivo Antitumoreigenschaften im Tiermodell zeigen (Rewcastle
et al., J. Med. Chem., Bd. 30 (1987), S. 843).
-
Es
wurde nunmehr festgestellt, dass eine Reihe von Bis(acridincarboxamid)-
und Bis-(9-phenazincarboxamid)-Derivaten Antitumoreigenschaften
besitzen. Die vorliegende Erfindung stellt somit eine Verbindung bereit,
bei der es sich um ein Bis-(acridincarboxamid)- oder Bis-(phenazincarboxamid)-Derivat
der Formel (I) handelt:
wobei
X, das in einem gegebenen Molekül
gleich oder verschieden sein kann, jeweils -CH= oder -N= ist, R
1 bis R
4, die gleich
oder verschieden sein können,
jeweils H, C
1-C
4-Alkyl,
OH, SH, NH
2, C
1-C
4-Alkoxy, Aryl, Aryloxy, NHR, N(R)
2, SR oder SO
2R sind,
wobei R C
1-C
4-Alkyl,
CF
3, NO
2 oder Halogen
ist oder R
1 und R
2 zusammen
mit dem Kohlenstoffatomen, an die sie gebunden sind, eine Methylendioxygruppe
bilden, R
5 und R
6,
die gleich oder verschieden sein können, jeweils H oder C
1-C
4-Alkyl sind;
Z (CH
2)
n, (CH
2)
nO(CH
2)
n, (CH
2)
nN(R
7)(CH
2)
n,
(CH
2)
nN(R
7)(CH
2)
mN(R
7)(CH
2)
n,
(CH
2)
nN(CH
2CH
2)
2N(CH
2)
n, (CH
2)
nCONH(CH
2)
m oder (CH
2)
nCONH(CH
2)
mNHC0(CH
2)
n ist, wobei R
7 H
oder C
1-C
4 Alkyl
ist und n und m, die gleich oder verschieden sein können, jeweils
ganze Zahlen von 1 bis 4 sind; oder ein pharmazeutisch verträgliches
Säureadditionssalz oder
N-Oxid hiervon; mit Ausnahme von Verbindungen, wobei X jeweils N
ist, R
1 bis R
6 jeweils
H ist, die Carboxamid-Gruppierung in Position 1 jedes Phenazinrings
angeknüpft
ist und Z(CH
2)
2NH(CH
2)
2, (CH
2)
3NH(CH
2)
3, (CH
2)
3N(CH
2CH
2)
2N(CH
2)
3, (CH
2)
2NH(CH
2)
2NH(CH
2)
2 oder (CH
2)
3NH(CH
2)
2NH(CH
2)
3 ist.
-
In
der Formel (I) unterscheidet sich die Ringnummerierung in den einzelnen
tricyclischen Chromophoren je nach dem, ob X die Bedeutung -CH=
(Acridin-derivate) oder -N= (Phenazin-Derivate) hat. Die im jeweiligen
Fall herangezogene Nummerierung (unter Bezug auf einen einzigen
tricyclischen Rest) wird nachstehend wiedergegeben:
-
In
der Formel (I) können
die Substituenten R1 und R2 sowie
R3 und R4 jede beliebige
Ringposition in den jeweiligen tricyclischen Chromophoren einnehmen.
Wenn somit X in einem tricyclischen Rest die Bedeutung -CH= hat,
können
R1 und R2 oder gegebenenfalls
R3 und R4 jeweils
an eine der verfügbaren
Ringpositionen 1 bis 8, die nicht durch den Carboxamidrest -C(O)-N(R5)- besetzt ist, gebunden sein. Der Carboxamidrest kann
seinerseits an eine beliebige der Ringpositionen 1, 2, 3 und 4 und
vorzugsweise 1 oder 4 gebunden sein. Typischerweise bedeutet dann,
wenn X in einem gegebenen tricyclischen Chromophor -CH= bedeutet,
einer der Reste R1 und R2 oder
gegebenenfalls R3 und R4 Wasserstoff
und der andere Wasserstoff oder einen Substituenten gemäß der Definition
für die vorstehende
Formel (I) unter Bindung an eine beliebige der Ringpositionen 1
bis 8, wobei der Carboxamidrest in Position 1 oder 4 gebunden ist.
-
Wenn
X in einem tricyclischen Rest die Bedeutung -N= hat, so können R1 und R2 oder gegebenenfalls R3 und R4 jeweils
an einer der verfügbaren
Ringpositionen 1 bis 4 und 6 bis 9, die nicht durch den Carboxamidrest
besetzt ist, insbesondere an einer der Positionen 6 bis 9 gebunden
sein. Der Carboxamidrest kann wiederum an einer der Ringpositionen
1 und 2 und vorzugsweise 1 gebunden sein. Typischerweise bedeutet
dann, wenn X in einem gegebenen tricyclischen Chromophor die Bedeutung
-N= hat, einer der Reste R1 und R2 oder gegebenenfalls R3 und
R4 Wasserstoff und der andere Wasserstoff
oder einen Substituenten gemäß der vorstehenden
Definition für
die Formel (I) in einer beliebigen Ringposition 1 bis 4 oder 6 bis
9 und insbesondere 6, 7, 8 oder 9, wobei der Carboxamidrest in Position
1 oder 4 gebunden ist.
-
Wenn
der linke und rechte tricyclische Chromophor in der Formel (I) identisch
sind, so sind die Verbindungen strukturell symmetrisch. Wenn die
beiden Chromophoren sich bezüglich
der Definition von einem oder mehreren Substituenten unterscheiden,
so sind die Verbindungen strukturell asymmetrisch. Gemäß einem
bevorzugten Aspekt der Erfindung sind die Verbindungen strukturell
symmetrisch.
-
Eine
C1-C4-Alkylgruppe
kann linear oder verzweigt sein. Beispielsweise handelt es sich
um Methyl, Ethyl, n-Propyl, Isopropyl, n-Butyl, sec.-Butyl oder tert.-Butyl.
Eine C1-C4-Alkoxygruppe
kann gleichermaßen linear
oder verzweigt sein. Beispielsweise handelt es sich um Methoxy,
Ethoxy, n-Propoxy, Isopropoxy, n-Butoxy, sec.-Butoxy oder tert.-Butoxy.
Halogen bedeutet beispielsweise Fluor, Chlor, Brom oder Iod.
-
Gemäß einem
Aspekt der Erfindung handelt es sich bei der Verbindung um ein Bis-(acridincarboxamid)-Derivat
der Formel (Ia)
worin
R
1 und R
3, die gleich
oder verschieden sind, C
1-C
4-Alkoxy,
C
1-C
4-Alkyl oder Halogen
bedeuten, R
2 und R
4,
die gleich oder verschieden sind, Wasserstoff, C
1-C
4-Alkoxy, C
1-C
4-Alkyl oder Halogen bedeuten und jeder der
Reste R
5 und R
6 H
bedeutet; oder um ein pharmazeutisch verträgliches Salz oder N-Oxid davon.
-
Gemäß einem
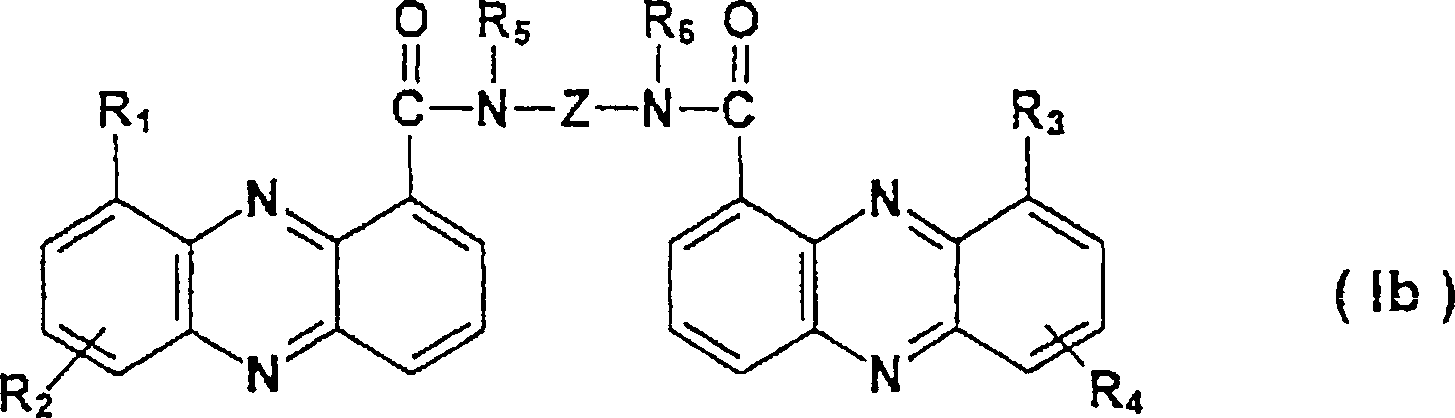
weiteren Aspekt der Erfindung handelt es sich bei der Verbindung
um ein Bis-(phenazincarboxamid)-Derivat der Formel (Ib):
worin
R
1 und R
3, die gleich
oder verschieden sind, jeweils C
1-C
4-Alkoxy, C
1-C
4-Alkyl oder Halogen bedeuten, R
2 und
R
4, die gleich oder verschieden sind, jeweils
Wasserstoff, C
1-C
4-Alkoxy,
C
1-C
4-Alkyl oder
Halogen bedeuten und jeder der Reste R
5 und
R
6 H bedeutet; oder um ein pharmazeutisch
verträgliches
Salz oder N-Oxid davon.
-
Beispiele
für spezielle
erfindungsgemäße Verbindungen
sind in der nachstehenden Tabelle I mittels ihrer Substitutionsmuster
dargestellt.
-
Die
Verbindungen sind durchweg symmetrisch, was bedeutet, dass der linke
tricyclische Chromophor identisch mit dem rechten ist. Somit gelten
in der Formel (I) R
1 = R
3 und
R
2 = R
4. Tabelle
I
| Nr. | R1 = R3 | R2 = R4 | X | Z |
| 1 | 1-Me | H | -CH= | (CH2)3NMe(CH2)3 |
| 2 | 1-Cl | H | -CH= | (CH2)3NMe(CH2)3 |
| 3 | 2-Me | H | -CH= | (CH2)3NMe(CH2)3 |
| 4 | 2-Cl | H | -CH= | (CH2)3NMe(CH2)3 |
| 5 | 3-Me | H | -CH= | (CH2)3NMe(CH2)3 |
| 6 | 5-Me | H | -CH= | (CH2)3NMe(CH2)3 |
| 7 | 5-Et | H | -CH= | (CH2)3NMe(CH2)3 |
| 8 | 5-iPr | H | -CH= | (CH2)3NMe(CH2)3 |
| 9 | 5-Ph | H | -CH= | (CH2)3NMe(CH2)3 |
| 10 | 5-OMe | H | -CH= | (CH2)3NMe(CH2)3 |
| 11 | 5-F | H | -CH= | (CH2)3NMe(CH2)3 |
| 12 | 5-Cl | H | -CH= | (CH2)3NMe(CH2)3 |
| 13 | 5-Br | H | -CH= | (CH2)3NMe(CH2)3 |
| 14 | 5-CF3 | H | -CH= | (CH2)3NMe(CH2)3 |
| 15 | 6-OMe | H | -CH= | (CH2)3NMe(CH2)3 |
| 16 | 6-F | H | -CH= | (CH2)3NMe(CH2)3 |
| 17 | 6-Cl | H | -CH= | (CH2)3NMe(CH2)3 |
| 18 | 6-Br | H | -CH= | (CH2)3NMe(CH2)3 |
| 19 | 6-CF3 | H | -CH= | (CH2)3NMe(CH2)3 |
| 20 | 6-NMe2 | H | -CH= | (CH2)3NMe(CH2)3 |
| 21 | 7-Me | H | -CH= | (CH2)3NMe(CH2)3 |
| 22 | 7-Et | H | -CH= | (CH2)3NMe(CH2)3 |
| 23 | 7-iPr | H | -CH= | (CH2)3NMe(CH2)3 |
| 24 | 7-tBu | H | -CH= | (CH2)3NMe(CH2)3 |
| 25 | 7-Ph | H | -CH= | (CH2)3NMe(CH2)3 |
| 26 | 7-OMe | H | -CH= | (CH2)3NMe(CH2)3 |
| 27 | 7-F | H | -CH= | (CH2)3NMe(CH2)3 |
| 28 | 7-Cl | H | -CH= | (CH2)3NMe(CH2)3 |
| 29 | 7-Br | H | -CH= | (CH2)3NMe(CH2)3 |
| 30 | 8-Me | H | -CH= | (CH2)3NMe(CH2)3 |
| 31 | 8-Cl | H | -CH= | (CH2)3NMe(CH2)3 |
| 32 | 5-Me | 7-Me | -CH= | (CH2)3NMe(CH2)3 |
| 33 | H | H | -CH= | (CH2)3NMe(CH2)3 |
| 34 | H | H | -CH= | (CH2)3NMe(CH2)3 |
| 35 | H | H | -CH= | (CH2)3NMe(CH2)3 |
| 36 | H | H | -CH= | (CH2)3NpipN(CH2)3 |
| 37* | H | H | -CH= | (CH2)3NMe(CH2)3 |
| 38 | H | H | -N= | (CH2)3NMe(CH2)3 |
| 39# | H | H | -N= | (CH2)3NMe(CH2)3 |
| 40 | 6-Me | H | -N= | (CH2)3NMe(CH2)3 |
| 41 | 6-Cl | H | -N= | (CH2)3NMe(CH2)3 |
| 42 | 7-Me | H | -N= | (CH2)3NMe(CH2)3 |
| 43 | 7-OMe | H | -N= | (CH2)3NMe(CH2)3 |
| 44 | 7-Cl | H | -N= | (CH2)3NMe(CH2)3 |
| 45 | 8-Me | H | -N= | (CH2)3NMe(CH2)3 |
| 46 | 8-OMe | H | -N= | (CH2)3NMe(CH2)3 |
| 47 | 9-Me | H | -N= | (CH2)3NMe(CH2)3 |
| 48 | 9-Me | H | -N= | (CH2)3NpipN(CH2)3 |
| 49 | 9-Me | H | -N= | (CH2)2NH(CH2)2NH(CH2)2 |
| 50 | 9-OMe | H | -N= | (CH2)3NMe(CH2)3 |
| 51 | 9-OPh | H | -N= | (CH2)3NMe(CH2)3 |
| 52 | 9-F | H | -N= | (CH2)3NMe(CH2)3 |
| 53 | 9-Cl | H | -N= | (CH2)3NMe(CH2)3 |
| 54 | 9-NMe2 | H | -N= | (CH2)3NMe(CH2)3 |
| 55 | 5-NMe2 | H | -CH= | (CH2)3NMe(CH2)3 |
| 56 | 7-NMe2 | H | -CH= | (CH2)3NMe(CH2)3 |
| 57 | 5-Me | 8-Me | -CH= | (CH2)3NMe(CH2)3 |
| 58 | 1-Me | 5-Me | -CH= | (CH2)3NMe(CH2)3 |
| 59 | 8-Cl | 5-Me | -CH= | (CH2)3NMe(CH2)3 |
| 60 | 1-Cl | 5-Me | -CH= | (CH2)3NMe(CH2)3 |
| 61 | 3-Me | H | -N= | (CH2)3NMe(CH2)3 |
| 62 | 3-Cl | H | N= | (CH2)3NMe(CH2)3 |
| 63 | 2-Cl | H | -N= | (CH2)3NMe(CH2)3 |
| 64 | 8-Cl | H | -N= | (CH2)3NMe(CH2)3 |
| 65 | 6-Me | 9-Me | -N= | (CH2)3NMe(CH2)3 |
| 66 | 6-Cl | 9-Me | -N= | (CH2)3NMe(CH2)3 |
| 67 | 4-Me | H | -N= | (CH2)3NMe(CH2)3 |
| 68 | 9-Me | H | -N= | (CH2)3NH(CH2)2NH(CH2)3 |
| 69 | 6-Me | 9-Me | -N= | (CH2)2NH(CH2)2NH(CH2)2 |
| 70 | 9-Me | H | -N= | (CH2)3NH(CH2)4NH(CH2)3 |
| 71 | 5-Me | H | -CH= | (CH2)2NH(CH2)2NH(CH2)2 |
| 72 | H | H | -CH= | (CH2)2NH(CH2)2NH(CH2)2 |
| 73 | 9-Me | H | -N= | (CH2)2NH(CH2)3NH(CH2)2 |
| 74 | 6-Cl | 9-Me | -N= | (CH2)2NH(CH2)2NH(CH2)2 |
| 74a | 9-Me | H | -N= | (CH2)2NMe(CH2)2NMe(CH2)2 |
| Nr. | Chromophor | Z | Chromophor |
| 75 | Acridin-4-carboxamid | (CH2)3NMe(CH2)3 | Phenazin-1-carboxamid |
| 76 | 5-Methylacridin-4-carboxamid | (CH2)3NMe(CH2)3 | 9-Methylphenazin-1-carboxamid |
| 77 | Phenazin-1-carboxamid | (CH2)3NMe(CH2)3 | 9-Methylphenazin-1-carboxamid |
| 78 | 5-Methylacridin-4-carboxamid | (CH2)NH(CH2)2-NH(CH2)2 | 9-Methylphenazin-1-carboxamid |
| 79 | Acridin-4-carboxamid | (CH2)2NH(CH2)2-NH(CH2)2 | Phenazin-1-carboxamid |
-
#
bedeutet Carboxamid in der 2-Stellung von Acridin oder Phenazin.
In sämtlichen übrigen Fällen befindet
sich das Carboxamid in der 4-Stellung in den Acridinen (X bedeutet
-CH=) und in der 1-Stellung in den Phenazinen (X bedeutet -N=).
-
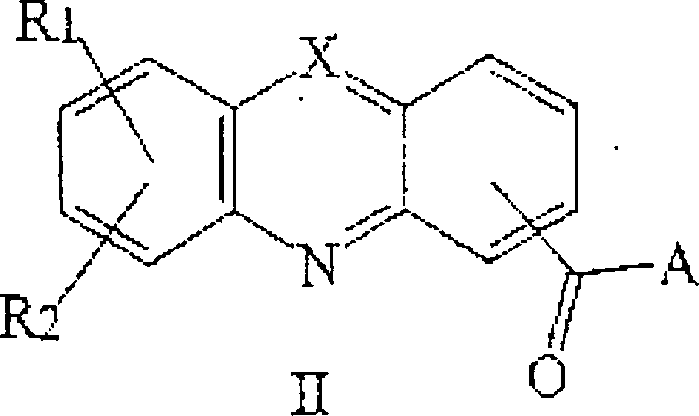
Die
Verbindungen der Formel (I) und ihre pharmazeutisch verträglichen
Säureadditionssalze
und N-Oxide werden durch ein Verfahren gebildet, das die Umsetzung
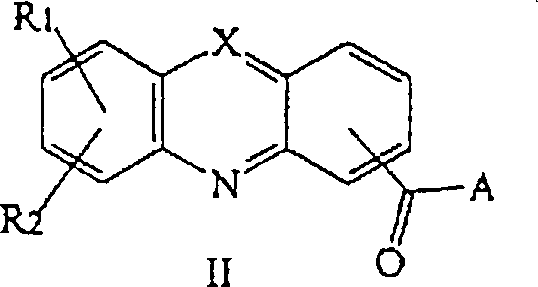
von 2 Mol eines Acridincarbonsäure-
oder 9-Azaacridincarbonsäure-(Phenazincarbonsäure-)-Derivats
der Formel (II)
worin R
1,
R
2 und X die vorstehend definierten Bedeutungen
haben und A die Bedeutung OH, Cl oder N-Imidazolyl hat, mit 1 Mol
eines Bis-(amins) der Formel (III):
NHR5-Z-NHR6 (III)worin
R
5, R
6 und Z die
vorstehend definierten Bedeutungen haben, und gegebenenfalls die
Umwandlung der erhaltenen Verbindung in ein pharmazeutisch verträgliches
Säureadditionssalz
oder N-Oxid davon umfasst. Diese Kupplungsreaktion wird typischerweise
in einem Nicht-Hydroxyllösungsmittel,
vorzugsweise THF, durchgeführt.
Die Umsetzung wird zweckmäßigerweise
bei Temperaturen von –10
bis 50°C
durchgeführt.
-
Die
Derivate der Formel (I) können
nach herkömmlichen
Verfahren in die pharmazeutisch verträglichen Säureadditionssalze und die Salze
in die freie Verbindung umgewandelt werden. Beispielsweise lassen sich
die Säureadditionssalze
herstellen, indem man die freie Base auf herkömmliche Weise mit einer geeigneten
Menge der gewünschten
Säure in
Kontakt bringt. Zu geeigneten Salzen gehören Salze mit organischen und
anorganischen Säuren.
Beispiele für
geeignete Säuren
sind Salzsäure,
Schwefelsäure,
Phosphorsäure, Essigsäure, Citronensäure, Oxalsäure, Malonsäure, Salicylsäure, Äpfelsäure, Fumarsäure, Bernsteinsäure, Ascorbinsäure, Methansulfonsäure und
dergl. Je nach der Struktur und je nach den Bedingungen können die Verbindungen
multikationische Formen bilden.
-
Die
fakultative Umwandlung einer Verbindung der Formel (I) in eine weitere
Verbindung der Formel (I) kann nach herkömmlichen Verfahren durchgeführt werden.
Beispielsweise kann eine Fluorgruppe in einer Verbindung der Formel
durch eine Amino- oder Thiolgruppe ersetzt werden, wodurch man ein
Amin bzw. einen Thioether erhält.
Eine Phenol- oder Thiolgruppe in einer Verbindung der Formel (I)
kann unter Bildung eines Ethers bzw. Thioethers alkyliert werden.
Eine Aminogruppe kann unter Bildung eines N-Acetats acyliert werden.
Eine Nitrogruppe kann zu einem Amin reduziert werden. Hierbei handelt
es sich durchweg um in der organischen Chemie routinemäßige Umwandlungen.
-
Verbindungen
der Formel (I) lassen sich nach herkömmlichen Techniken in die entsprechenden
N-Oxide umwandeln, indem man sie beispielsweise in CH2Cl2 löst
und 15 Minuten bis 24 Stunden und vorzugsweise 1 Stunde bei einer
Temperatur von 0°C
bis 60°C
und vorzugsweise 20°C
mit 2-(Phenylsulfonyl)-3-phenyloxaridin
behandelt.
-
Die
freien Basen können
durch Behandlung der Salzform mit einer Base regeneriert werden.
Die freien Basen unterscheiden sich von ihren entsprechenden Salzen
in bestimmten physikalischen Eigenschaften, jedoch sind ansonsten
für die
Zwecke der Erfindung die Salze gleichwertig mit den entsprechenden
freien Basen.
-
Bei
den Bis-(aminen) der allgemeinen Formel (III) handelt es sich um
bekannte Verbindungen, die im Handel erhältlich sind oder nach in der
Literatur beschriebenen Verfahren hergestellt werden können. Zu
speziellen Beispielen für
derartige Verbindungen gehören
NH2(CH2)6NH2, NH2(CH2)3O(CH2)3NH2, NH2(CH2)3NH(CH2)3NH2, NH2(CH2)3NMe(CH2)3NH2,
NH2(CH2)2NH(CH2)2NH(CH2)2NH2 und NH2(CH2)3N(CH2CH2)2N(CH2)3NH2.
-
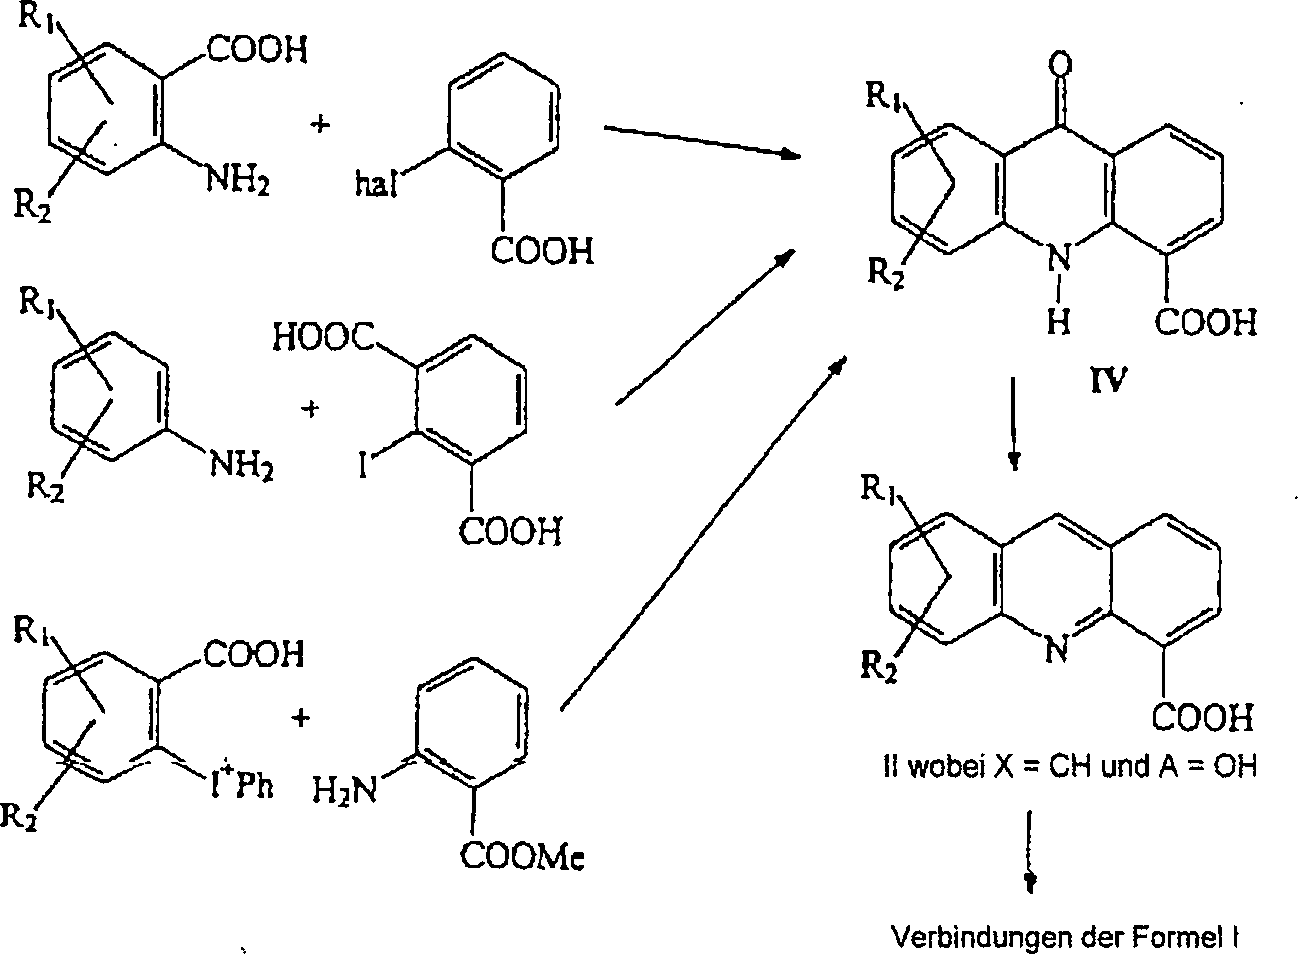
Die
substituierten Acridinsäuren
der Formel II, worin X die Bedeutung CH hat und A die Bedeutung
OH hat, lassen sich nach einem von Atwell et al., J. Med. Chem.,
Bd. 27 (1984), S. 1481, beschriebenen Verfahren herstellen. Dieses
Verfahren beinhaltet die Al/Hg-Reduktion der entsprechenden Acridon-4-carbonsäuren der Formel
IV unter anschließender
Reoxidation mit FeCl
3 oder einem anderen
geeigneten milden Oxidationsmittel gemäß der Darstellung im nachstehenden
Schema 1. Schema
1
-
Die
Acridon-4-carbonsäuren
der Formel IV können
ihrerseits nach verschiedenen bekannten Verfahren hergestellt werden,
wozu folgende Verfahren gehören:
die Jourdan-Ullman-Kupplung von substituierten Anthranilsäuren und
Halogensäuren
gemäß der Beschreibung
von Denny et al., J. Med. Chem., Bd. 30 (1987), S. 658; die Jourdan-Ullman-Kupplung
von Iodisophthalsäure
mit substituierten Anilinen gemäß der Beschreibung
von Rewcastle und Denny, Synthesis (1985), S. 217; oder die Umsetzung
von substituierten Diphenyliodoniumcarboxylaten mit substituierten
Anilinen gemäß der Beschreibung
von Rewcastle und Denny, Synthesis (1985), S. 220, unter anschließender Cyclisierung
der auf diese Weise gebildeten Diphenylamindisäuren und Diphenylaminmonoester
mit PPA oder PPE unter Bildung der Acridone. Die Umsetzung der Acridin-4-carbonsäuren der
Formel II, worin A die Bedeutung OH hat, mit 1,1 Äquivalenten
1,1'-Carbonyldiimidazol
in DMF bei 10–40°C für 10 Minuten
bis 24 Stunden ergibt die entsprechenden Imidazolid-Derivate der
Verbindungen der Formel II. Diese lassen sich durch Filtration und
Umsetzung mit 0,5 Äquivalenten
eines Eisamins der Formel III unter Bildung der erforderlichen Verbindungen
der Formel I isolieren.
-
Gemäß einem
Aspekt der Erfindung werden die substituierten Acridin-4-carbonsäuren der
Formel (II) und ihre Derivate, die sich als Zwischenprodukte zur
Herstellung der Verbindungen der allgemeinen Formel (I) eignen,
unter Verbindungen der Formel (IIa) ausgewählt:
worin X, R
1 und
R
2 die vorstehend für die Formel (I) definierten
Bedeutungen haben und A die Bedeutung OH, Cl, N-Imidazolyl oder
OR hat, worin R verzweigtes oder unverzweigtes, gesättigtes
oder ungesättigtes C
1-C
6-Alkyl oder Aryl
bedeutet, mit der Ausnahme, von Verbindungen, bei denen
- (i) X CH bedeutet, A OH bedeutet, einer der Reste R1 und
R2 H bedeutet und der andere H, Cl, OMe
oder Me bedeutet und der -COA-Rest sich in der 4-Stellung des tricyclischen
Chromophors befindet; und
- (ii) X N bedeutet, A OH bedeutet, einer der Reste R1 und
R2 H bedeutet und der andere H, Cl, OMe
oder Me bedeutet und der COA-Rest sich in der 1-Stellung des tricyclischen
Chromophors befindet.
-
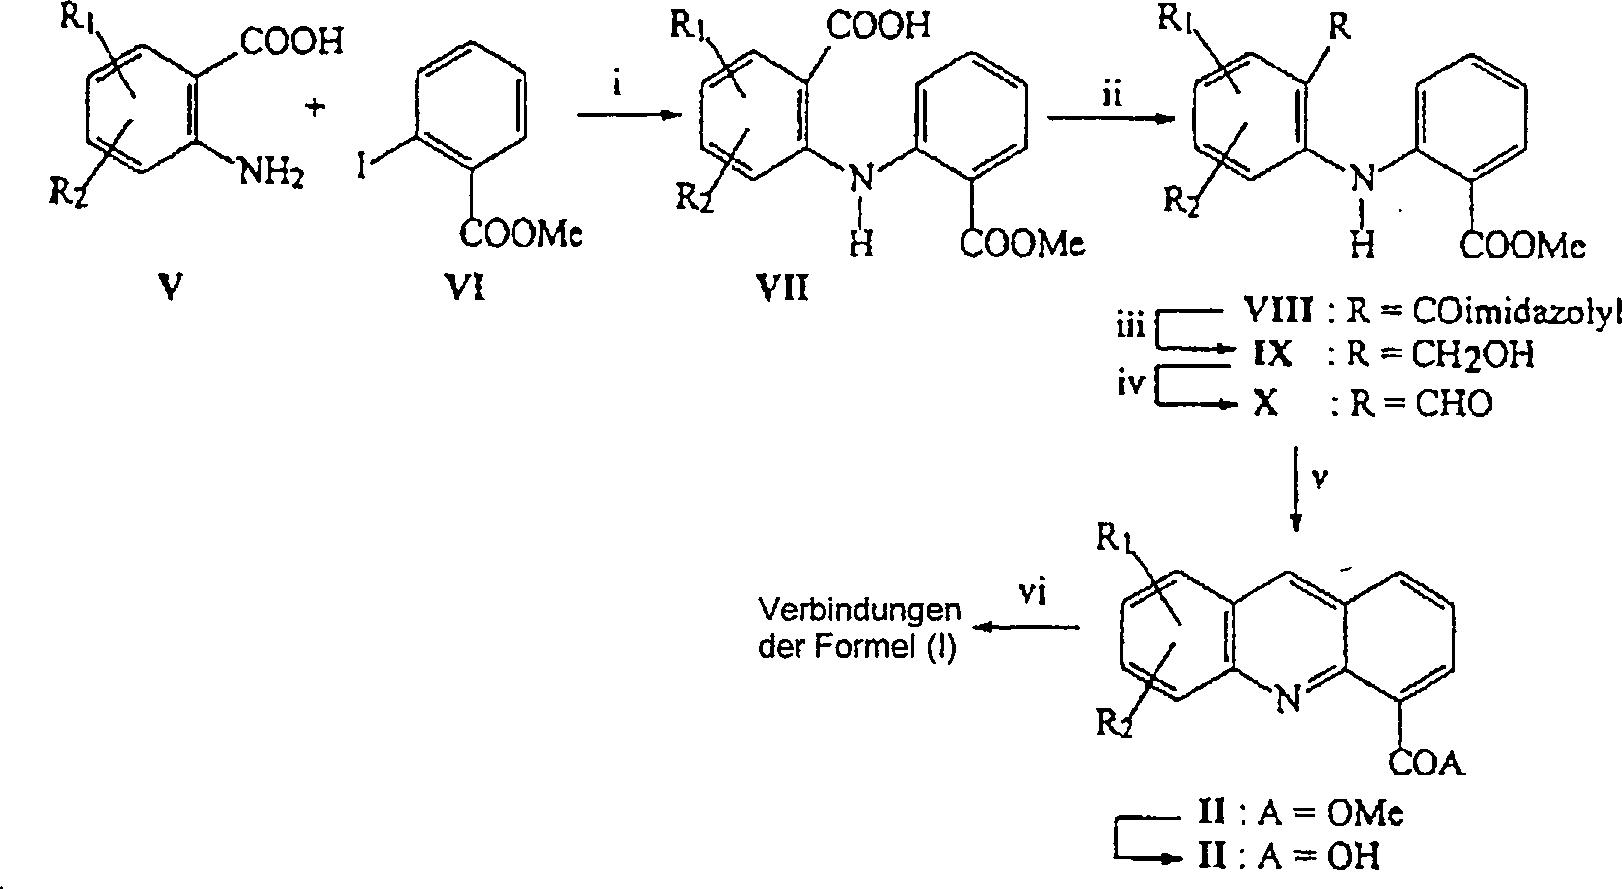
Die
Verbindungen der Formel (IIa) lassen sich nach dem Verfahren herstellen,
das im nachstehenden Schema 2 vollständig dargestellt ist. Demgemäß umfasst
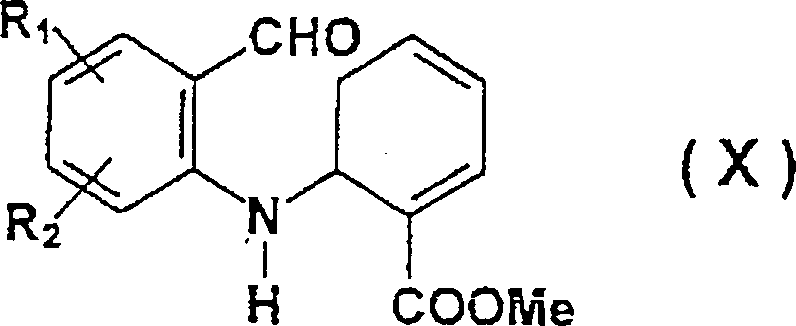
das Verfahren zur Herstellung einer Verbindung der Formel (IIa)
die Cyclisierung einer Verbindung der Formel (X):
worin R
1 und
R
2 die vorstehend definierten Bedeutungen
haben. Die Cyclisierung wird typischerweise unter sauren Bedingungen
durchgeführt,
beispielsweise unter Verwendung von reiner Trifluoressigsäure für eine Zeitspanne
von 12 Stunden bei einer Temperatur von 20 bis 60°C.
-
Wie
angedeutet, werden die Verbindungen der Formel (X) gemäß dem nachstehenden
Schema 2 hergestellt. Schema
2
-
Im
gesamten Schema 2 haben R1 und R2 die vorstehend für die allgemeine Formel (I)
definierten Bedeutungen. Die substituierten Diphenylaminsäuren (VII)
werden gebildet, indem man substituierte Anthranilsäuren (V)
mit Methyl-2-halogenbenzoat (VI), typischerweise dem Iodbenzoat,
und einem Kupferkatalysator in einem polaren Lösungsmittel, typischerweise
Butan-2,3-diol, kuppelt. Dieses Verfahren wird von Rewcastle und
Denny, Synth. Comm., Bd. 17 (1987), S. 309, beschrieben. Die Umsetzung
der substituierten Diphenylaminsäuren
mit 1,1'-Carbonyldiimidazol
(CDI) in einem polaren Lösungsmittel,
typischerweise THF, ergibt die Imidazolide der Formel (VIII), die
in situ mit einem Überschuss
eines Reduktionsmittel auf Metallbasis, geeigneterweise Natriumborhydrid,
zu den Alkoholen der Formel (IX) reduziert werden.
-
Die
Oxidation der Alkohole mit festem MnO2 in
einem polaren Lösungsmittel,
typischerweise Essigsäureethylester
oder Aceton, ergibt die entsprechenden Aldehyde der Formel (X),
die gemäß den vorstehenden Angaben
unter Bildung von substituierten Acridinestern, bei denen es sich
um Verbindungen der Formel (II), in der A die Bedeutung OMe hat,
handelt, cyclisiert werden. Diese Ester lassen sich unter sauren
oder basischen Bedingungen zu den entsprechenden Säuren, bei
denen es sich um Verbindungen der Formel (II), worin A die Bedeutung
OH hat, handelt, hydrolysieren. Diese lassen sich ihrerseits durch
Umsetzung mit 1,1'-Carbonyldiimidazol
in einem polaren Lösungsmittel
(vorzugsweise trockenes DMF) unter Bildung der entsprechenden Imidazolid-Derivate,
bei denen es sich um Verbindungen der Formel (IIa), worin A die
Bedeutung N-Imidazolyl hat, handelt, oder durch Behandlung mit Thionylchlorid
in einem inerten Lösungsmittel,
typischerweise Dichlorethan, unter Bildung der entsprechenden Säurechloride,
bei denen es sich um Verbindungen der Formel (II), worin A die Bedeutung
Cl hat, handelt, aktivieren.
-
Diese
letztgenannten Zwischenprodukte können mit Bis-(aminen) der Formel
(III) gemäß den vorstehenden
Angaben gekuppelt werden, wodurch man die gewünschten Verbindungen der allgemeinen
Formel (I) erhält.
Alternativ können
die substituierten Acridinester der Formel (II), worin A die Bedeutung
OMe hat, direkt mit Bis-(aminen) der allgemeinen Formel (III) in
einem polaren Lösungsmittel,
vorzugsweise Ethanol oder Isopropanol, unter Bildung der Verbindungen
der allgemeinen Formel (I) umgesetzt werden.
-
Die
Phenazinsäuren,
nämlich
Verbindungen der Formel (II), worin X N bedeutet und A OH bedeutet, lassen
sich nach in der Literatur beschriebenen Verfahren herstellen. Zu
Beispielen hierfür
gehören
J. Med. Chem., Bd. 30 (1987), S. 843; Synth. Comm., Bd. 17 (1987),
S. 1171;
EP-A-172 744 ;
und Chem. Abstr., Bd. 105 (1986), S. 97496p. Diese lassen sich nach
den vorstehend skizzierten Verfahren in Verbindungen der allgemeinen
Formel I umwandeln.
-
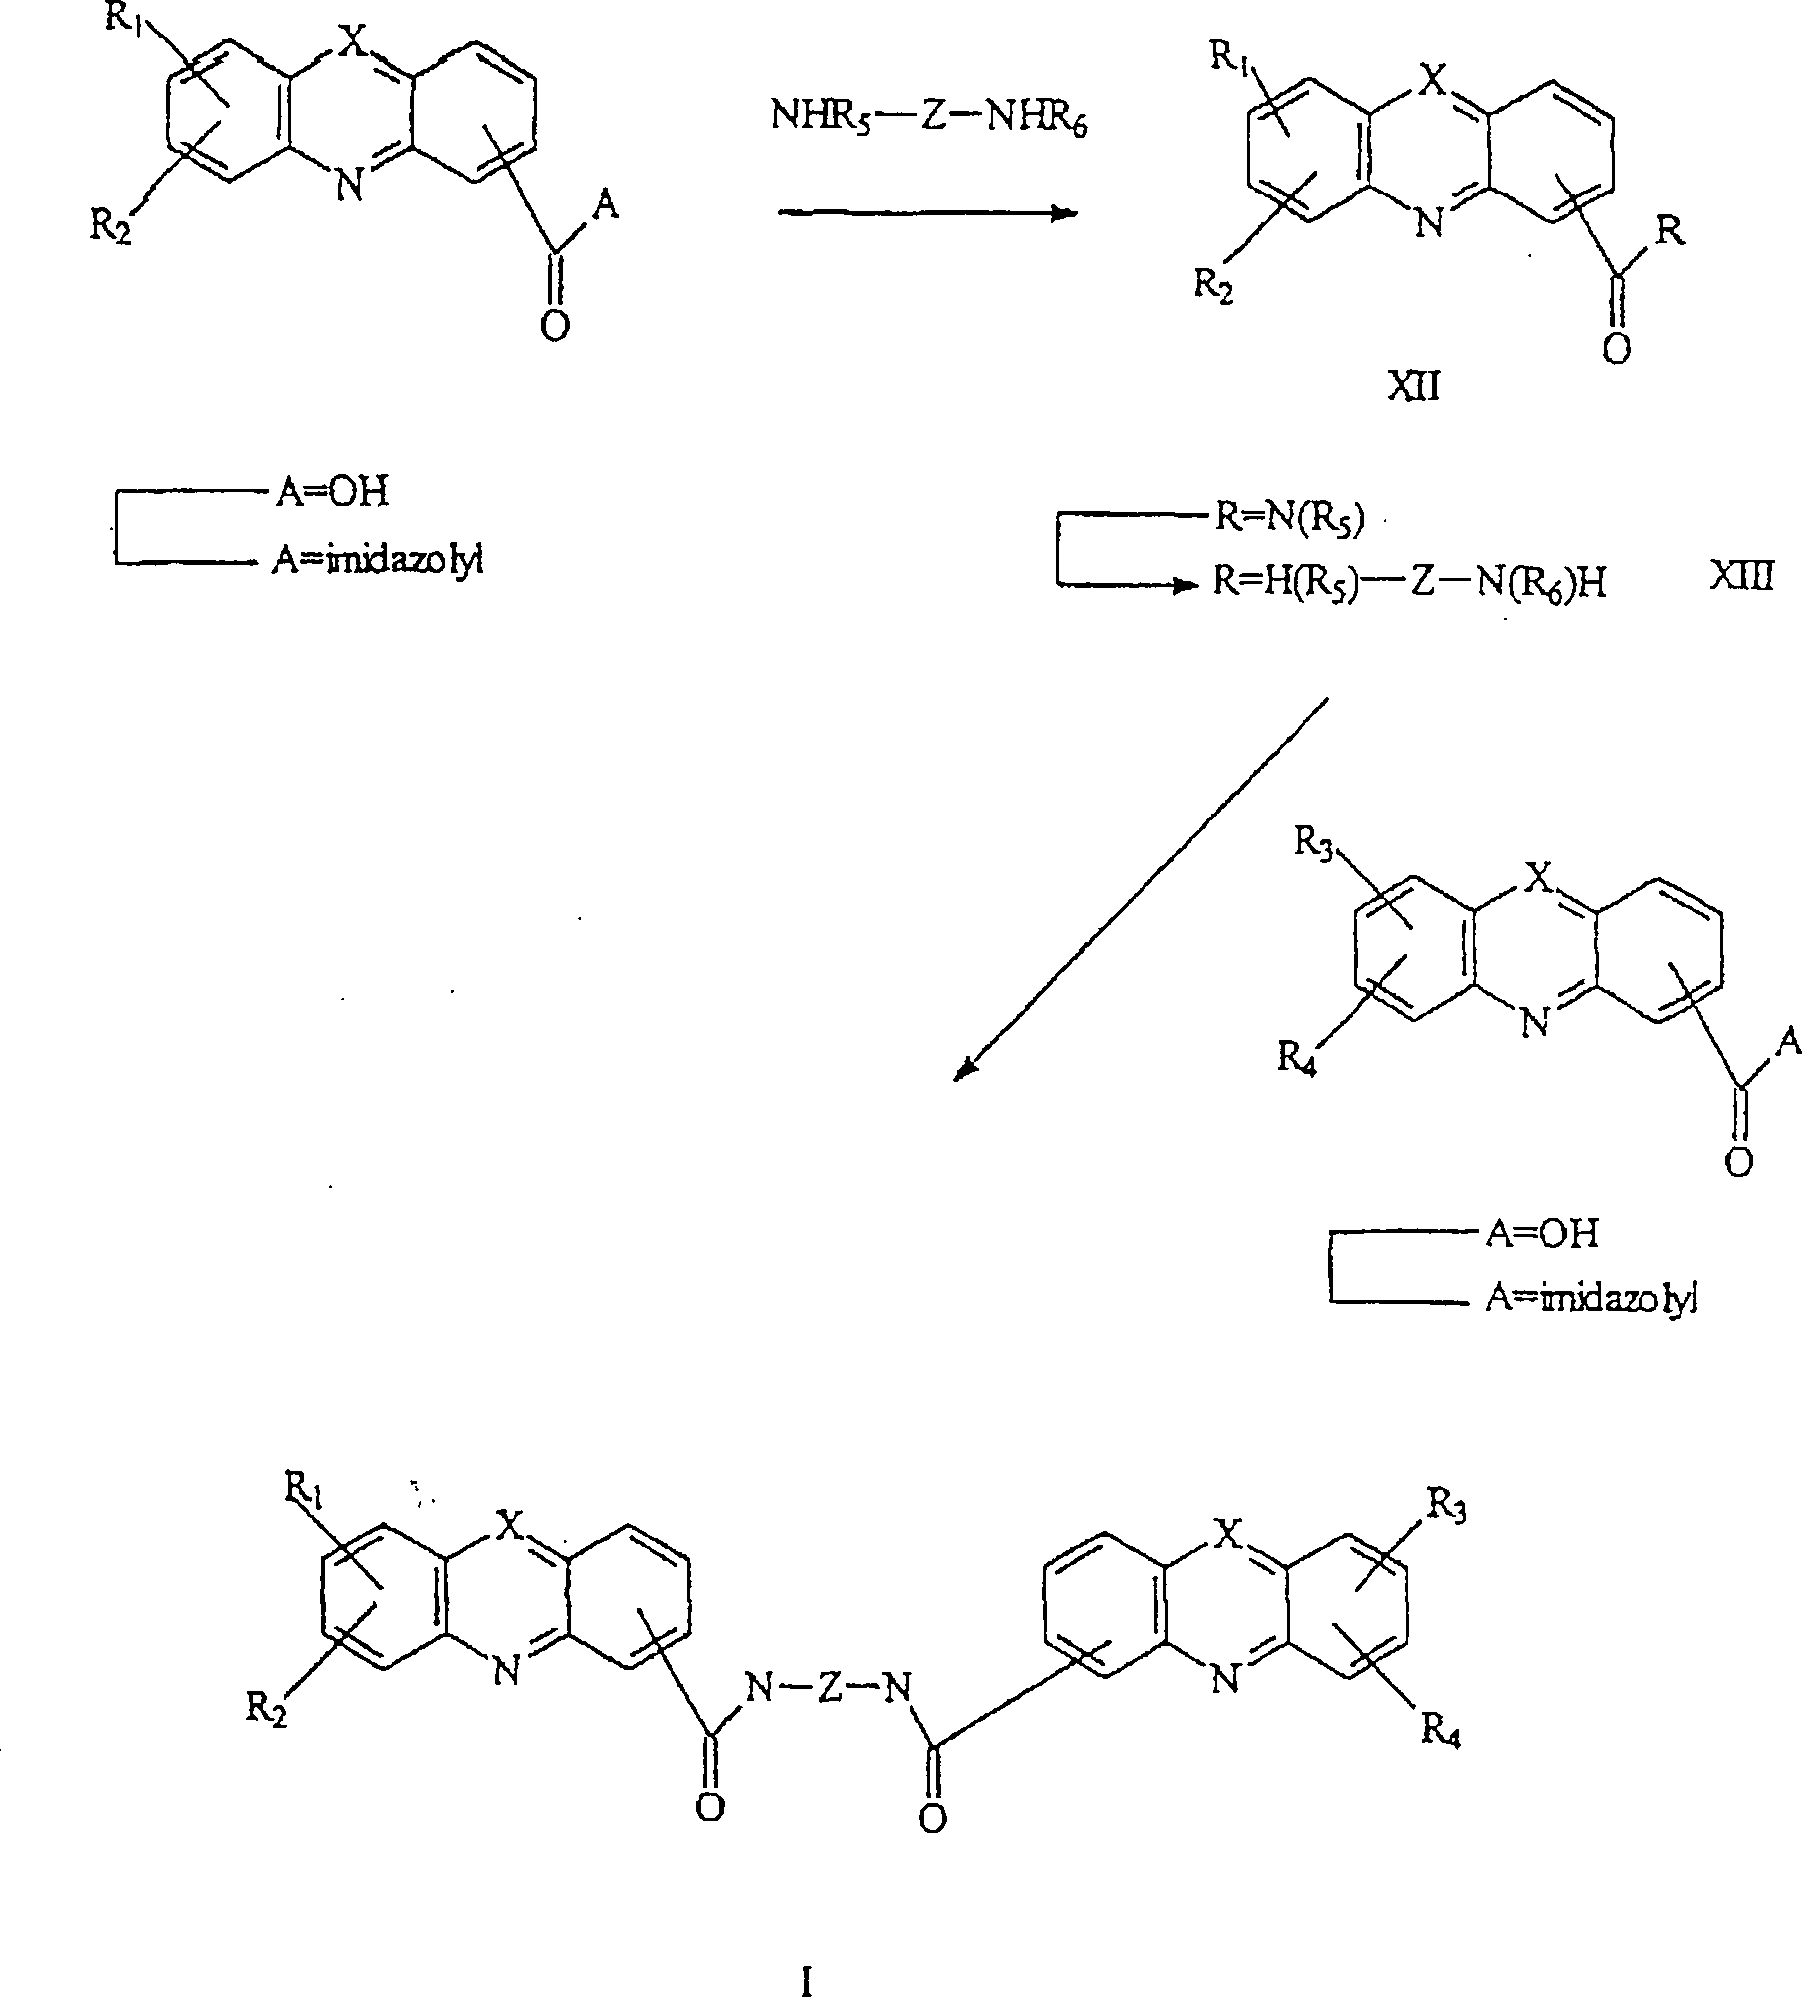
Ferner
lassen sich Verbindungen der allgemeinen Formel (I) auch nach dem
im nachstehenden Schema 3 skizzierten allgemeinen Verfahren herstellen.
Gemäß dieser
Möglichkeit
ergibt eine Umsetzung von Verbindungen der Formel (II) (worin A
Imidazolid bedeutet) mit einem einfach geschützten Amin der Formel (XI) ein
Zwischenprodukt der Formel (XII). Die Entfernung der R
8-Schutzgruppen
ergibt Amine der Formel (XIII), die mit einem weiteren Äquivalent
einer Verbindung der Formel (II) (worin A Imidazolid bedeutet) unter
Bildung von Verbindungen der Formel (I) gekuppelt werden können. Im
Schema 3 haben R
1-R
5,
Z und R
6 die vorstehend für die Formel
(I) definierten Bedeutungen, mit der Ausnahme, dass R
7 auch
BOC, Trityl, CO
2CF
3 oder eine
andere geeignete Aminoschutzgruppe bedeuten kann und R
8 BOC,
Trityl, CO
2CF
3 oder
eine andere geeignete Aminoschutzgruppe bedeutet. Schema
3
-
Für die Verbindungen
der Formel (I) und ihre Salze und N-Oxide wurden bei biologischen
Tests eine Antitumoraktivität
festgestellt. Die Ergebnisse sind im nachstehenden Beispiel 78 dargelegt.
Die Verbindungen besitzen eine vernachlässigbare Toxizität und können daher
als Antitumormittel verwendet werden. Ein menschlicher oder tierischer
Patient, der einen Tumor aufweist, kann somit nach einem Verfahren
behandelt werden, das die Verabreichung einer Verbindung der Formel
(I) oder eines Salzes oder N-Oxids davon umfasst. Dadurch lässt sich
der Zustand eines an Krebs leidenden Patienten bessern. Zu Beispielen
für Tumoren, zu
deren Behandlung die Verbindungen der Formel (I) herangezogen werden
können,
gehören
Lungen- und Kolontumore, Melanome und Tumore des Zentralnervensystems
(ZNS).
-
Die
vorliegenden Verbindungen können
in verschiedenen Dosierungsformen verabreicht werden, z. B. oral,
wie in Form von Tabletten, Kapseln, zucker- oder filmbeschichteten
Tabletten, flüssigen
Lösungen
oder Suspensionen, oder parenteral, beispielsweise intramuskulär, intravenös oder subkutan.
Die vorliegenden Verbindungen können
somit durch Injektion oder Infusion verabreicht werden.
-
Die
Dosierung hängt
von verschiedenen Faktoren ab, wozu das Alter, das Gewicht und der
Zustand des Patienten und der Verabreichungsweg gehören. Typischerweise
beträgt
jedoch die für
jeden Verabreichungsweg herangezogene Dosis bei alleiniger Verabreichung
einer erfindungsgemäßen Verbindung
an Erwachsene 50 mg/m2 bis 5 g/m2. Eine derartige Dosierung kann beispielsweise
1- bis 5-mal täglich
durch Bolus-Infusion, z. B. 3-mal
täglich,
durch Infusion über
mehrere Stunden hinweg, z. B. 3 Stunden, und/oder durch wiederholte
Verabreichung gegeben werden.
-
Die
vorliegenden Verbindungen der Formel (I) sowie ihre Salze und N-Oxide werden zum
Einsatz als pharmazeutische oder veterinärmedizinische Zusammensetzung
zubereitet. Somit wird erfindungsgemäß ferner eine pharmazeutische
oder veterinärmedizinische
Zusammensetzung bereitgestellt, die einen pharmazeutisch oder veterinärmedizinisch
verträglichen
Träger
oder Verdünnungsmittel
und als Wirkstoff eine Verbindung der Formel (I) oder ein Salz oder
N-Oxid davon enthält.
Die Zusammensetzungen werden typischerweise nach herkömmlichen
Verfahren hergestellt und in einer für pharmazeutische oder veterinärmedizinische
Zwecke geeigneten Form verabreicht.
-
Beispielsweise
können
feste orale Formen neben dem Wirkstoff Verdünnungsmittel, wie Lactose,
Dextrose, Saccharose, Cellulose, Maisstärke oder Kartoffelstärke, Gleitmittel,
wie Siliciumdioxid, Talcum, Stearinsäure, Magnesium- oder Calciumstearat
und/oder Polyethylenglykole; Bindemittel, wie Stärken, Gummi arabicum, Gelatine,
Methylcellulose, Carboxymethylcellulose oder Polyvinylpyrrolidon;
Sprengmittel, wie Stärke,
Alginsäure,
Alginate oder Natriumstärkeglycolat;
aufschäumende
Gemische; Farbstoffe; Süßungsmittel;
und Netzmittel, wie Lecithin, Polysorbate und Laurylsulfate, enthalten.
Derartige Präparate
können
in bekannter Weise hergestellt werden, beispielsweise durch Misch-,
Granulier-, Tablettier-, Zuckerbeschichtungs- oder Filmbeschichtungsverfahren.
-
Flüssige Dispersionen
für die
orale Verabreichung können
in Form von Sirups, Emulsionen und Suspensionen vorliegen. Die Sirups
können
als Träger
beispielsweise Saccharose oder Saccharose zusammen mit Glycerin
und/oder Mannit und/oder Sorbit enthalten. Insbesondere kann ein
Sirup als Träger
beispielsweise Saccharose oder Saccharose zusammen mit Glycerin
und/oder Mannit und/oder Sorbit enthalten. Insbesondere kann ein
Sirup für
Diabetiker als Träger
ausschließlich
Produkte, wie Sorbit, enthalten, die nicht unter Bildung von Glucose
metabolisiert werden oder die nur in geringem Umfang zu Glucose
metabolisiert werden. Die Suspensionen und Emulsionen können als
Träger
beispielsweise einen natürlichen
Gummi, Agar, Natriumalginat, Pektin, Methylcellulose, Carboxymethylcellulose
oder Polyvinylalkohol enthalten.
-
Suspensionen
oder Lösungen
für intramuskuläre Injektionen
können
zusammen mit dem Wirkstoff einen pharmazeutisch verträglichen
Träger,
wie steriles Wasser, Olivenöl,
Ethyloleat, Glykole, wie Propylenglykol, und gegebenenfalls eine
geeignete Menge an Lidocain-hydrochlorid enthalten. Typischerweise
werden die Verbindungen der Formel (I) in Form von wässrigen
Lösungen
von Hydrochloriden oder anderen pharmazeutisch verträglichen
Salzen zubereitet. Lösungen
für die
intravenöse
Injektion oder Infusion können
einen Träger,
z. B. steriles Wasser, enthalten, wobei es sich im allgemeinen um
Wasser für
Injektionszwecke handelt.
-
Nachstehend
wird die Erfindung in den folgenden Beispielen, die auf die beigefügte Figur
Bezug nehmen, näher
beschrieben.
-
1 ist
ein Diagramm des Tumorvolumens in mm3 (y-Achse)
gegen die Zeit in Tagen (x-Achse) für die Wachstumsverzögerung von
Kolon 38-Tumorzellen
beim in vivo-Test bei Mäusen
gemäß den Angaben
von Beispiel 80.
-
Beispiel 1
-
Herstellung der Verbindung 22 von Tabelle
I gemäß dem Verfahren
von Schema 1
-
Ein
Gemisch aus 2-Iodisophthalsäure
(2,92 g, 10 mmol), 4-Ethylanilin (1,82 g, 15 mmol), CuCl (1 g), 2,3-Butandiol
(12 ml) und Benzol (10 ml) wurde erwärmt und gerührt, wobei man das Benzol abdestillieren
ließ. Nachdem
die Innentemperatur des Reaktionsgemisches 100°C erreicht hatte, wurde N-Ethylmorpholin
(6 ml) zugegeben. Das Reaktionsgemisch wurde weitere 4 Stunden bei
120°C gerührt. Sodann
wurde das Reaktionsgemisch mit 0,5 M NH4OH
(50 ml) verdünnt,
mit Aktivkohle behandelt und durch Celite filtriert. Durch Ansäuern mit
2 M HCl erhielt man einen Niederschlag, der in EtOAc (2 × 100 ml)
extrahiert, durch Celite filtriert und weiter mit 0,5 M NH3 (100 ml) extrahiert wurde. Durch Ansäuern mit
konzentrierter HCl und Umkristallisation des isolierten Produkts
erhielt man 2-[(4-Ethyl)-phenylamino]-isophthalsäure (2,36 g, 83%). F. (EtOAc/Petrolether)
194,0–195,4°C. 1H-NMR [(CD3)2SO], δ 1,15
(t, J = 7,6, 3H, CH3), 2,51 (q, J = 7,6
Hz, 2H, CH2), 6,84 (d, J = 8,4 Hz, 2H, H-2' und H-6' oder H-3' und H-5'), 6,97 (t, J = 7,7 Hz, 1H, H-5), 7,04
(d, J = 8,4 Hz, 2H, H-3' und
H-5' oder H-2' und H-6'), 7,92 (d, J = 7,6
Hz, 2H, H-4 und H-6),
9,65 (br s, 1H, NH) und 12,90 (br s, 2H, 2 × COOH). Anal. (C16H14NO4) C, H, N.
-
Eine
Umsetzung der vorstehenden Disäure
(1,43 g, 5 mmol) mit Polyphosphorsäure (38 g) wurde durch 2-stündiges Erwärmen des
Gemisches auf 120°C
erreicht. Das abgekühlte
Gemisch wurde in siedendes Wasser (250 ml) gegossen, wodurch man
eine Suspension eines gelben Niederschlags erhielt. Der Niederschlag
wurde durch Filtration entfernt und in einem Gemisch aus MeOH (100
ml) und 1 M NaOH (100 ml) gelöst,
sodann erwärmt
und in heißem
Zustand filtriert. Durch Ansäuern
des Gemisches mit Eisessig erhielt man einen gelben Feststoff, der
umkristallisiert wurde. Man erhielt 7-Ethyl-9-oxoacridan-4-carbonsäure (1,14
g, 89%). F. (H2O) 301°C (Zers.). 1H-NMR
[(CD3)2SO] δ 1,26 (t,
J = 7,6 Hz, 3H, CH3), 2,74 (q, J = 7,6 Hz,
2H, CH2), 7,33 (t, J = 7,7 Hz, 1H, H-2),
7,64 (dd, J = 8,5, 2,1 Hz, 1H, H-6), 7,71 (d, J = 8,5 Hz, 1H, H-5),
8,04 (br s, 1H, H-8), 8,42 (dd, J = 7,5, 1,7 Hz, 1H, H-3), 8,52
(dd, J = 8,0, 1,7 Hz, 1H, H-1), 11,98 (s, 1H, NH) und 13,85 (br
s, 1H, COOH). Anal. (C16H13NO3) C, H, N.
-
Eine
Suspension der vorstehenden Acridonsäure (1,00 g, 3,75 mmol) in
50%igem wässrigen
EtOH wurde gerührt
und erwärmt
und anschließend
zur Bildung einer klaren gelben Lösung mit einer ausreichenden Menge
an Triethylamin versetzt. Eine Aluminiumfolie (0,83 g) wurde portionsweise
in einer Lösung
von HgCl2 (3 g) in EtOH amalgamiert und
anschließend
innerhalb von 30 Minuten zu der vorstehenden, heftig siedenden Lösung gegeben.
Nach dünnschichtchromatographischer
Feststellung der vollständigen
Umsetzung wurde das Reaktionsgemisch abfiltriert. Die gewonnenen
Feststoffe wurden mit einer Lösung
von KOH in wässrigem EtOH
gewaschen. Das Filtrat wurde sodann mit konzentrierter HCl stark
angesäuert
und mit FeCl3 unter 45-minütigem Erwärmen unter
Rückfluss
behandelt. Sodann wurde das Reaktionsgemisch unter vermindertem Druck
eingeengt und mit einer ausreichenden Menge an Kaliumacetat bis
zum Erreichen eines neutralen pH-Wertes versetzt. Die Kristallisation
des Produktes erfolgte beim Abkühlen.
Durch Filtrieren und Umkristallisation des erhaltenen braunen Feststoffes
erhielt man 7-Ethylacridin-4-carbonsäure (0,77
g, 82%). F. (Aceton) 210–211,5°C. 1H-NMR [(CD3)2SO] δ 1,35
(t, J = 7,5 Hz, 3H, CH3), 2,91 (q, J = 7,5
Hz, 2H, CH2), 7,83 (dd, J = 8,3, 7,2 Hz,
1H, H-2), 7,97 (dd, J = 9,0, 1,9 Hz, 1H, H-6), 8,09 (br s, 1H, H-8),
8,26 (d, J = 9,0 Hz, 1H, H-5), 8,54 (dd, J = 8,4, 1,2 Hz, 1H, H-1),
8,71 (br d, J = 7,0 Hz, 1H, H-3), 9,43 (s, 1H, H-9), 17,09 (br s,
1H, COOH). Anal. (C16H13NO2) C, H, N.
-
Die
vorstehende Acridinsäure
(0,30 g, 1,2 mmol) wurde mit CDI (0,38 g, 2,39 mmol) 4 Stunden bei 50°C in trockenem
DMF (50 ml) umgesetzt. Das DMF wurde unter vermindertem Druck entfernt.
Das erhaltene Öl
wurde in einem Gemisch aus Petrolether und CH2Cl2 (20 ml, 3:1) gelöst. Nach Abkühlen kristallisierte
das Imidazolid aus. Dieses Rohmaterial wurde bei der folgenden Kupplungsreaktion
verwendet. Die Kupplung wurde durchgeführt, indem man 3,3'-Diamino-N-methyldipropylamin
(0,09 g) in THF (50 ml) löste,
die Lösung
auf 0°C
(Eis/Wasser) abkühlte
und portionsweise das rohe Imidazolid zugab. Sodann wurde das Reaktionsgemisch über Nacht
bei Raumtemperatur gerührt.
Das THF wurde entfernt. Der Rückstand
wurde mit CH2Cl2 (100 ml)
verdünnt
und anschließend
mit 1 M Na2CO3 (50
ml) gewaschen. Die CH2Cl2-Phase
wurde mit Na2SO4 getrocknet.
Das nach Entfernen des Lösungsmittels
unter vermindertem Druck erhaltene braune Öl wurde chromatographisch an
Aluminiumoxid (0,5% MeOH in CH2Cl2 als Elutionsmittel) gereinigt. Man erhielt
Bis-[(7-ethylacridin-4-carboxamido)-propyl]-methylamin (22) (0,17
g, 47%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 1,28 (t,
J = 7,5 Hz, 6H, 2 × CH3), 2,03-2,11 (m, 4H, 2 × CH2CH2CH2), 2,40 (s, 3H,
NCH3), 2,70 (q, J = 7,6 Hz, 4H, 2 × CH2CH3), 2,79 (t, J
= 7,4 Hz, 4H, 2 × CH2NCH3), 3,74 (q,
J = 6,2 Hz, 4H, 2 × CH2NH), 7,46 (br s, 2H, H-8), 7,48 (dd, J =
8,9, 1,8 Hz, 2H, H-6), 7,56 (dd, J = 8,3, 7,2 Hz, 2H, H-2), 7,89
(d, J = 8,8 Hz, 2H, H-5), 7,98 (dd, J = 8,3, 1,5 Hz, 2H, H-1), 8,51
(s, 2H, H-9), 8,86 (dd, J = 7,1, 1,5 Hz, 2H, H-3), 11,80 (br t,
J = 5,0 Hz, 2H, CONH). HRMS. (FAB+) m/z
ber. für
C39H42N5O2 612,3339 (MH+),
gef. 612,3333.
-
Beispiel 2
-
Herstellung der Verbindung 1 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 1-Methylacridin-4-carbonsäure erhielt man Bis-[(1-methylacridin-4-carboxamido)-propyl]-methylamin
(1) in Form eines gelben Öls
(91%). 1H-NMR (CDCl3) δ 2,02-2,09
(m, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,75 (t, J = 7,5 Hz,
4H, 2 × CH2NCH3), 2,80 (d,
J = 0,7 Hz, 6H, 2CH3), 3,73 (q, J = 6,1
Hz, 4H, 2 × CH2NH), 7,36 (ddd, J = 8,2, 6,7, 0,9 Hz, 2H,
H-6 oder H-7), 7,43 (dd, J = 7,6, 0,8 Hz, 2H, H-2), 7,66 (ddd, J
= 8,7, 6,7, 1,4 Hz, 2H, H-7 oder H-6), 7,80 (d, J = 8,0 Hz, 2H,
H-5 oder H-8), 7,99 (dd, J = 8,7, 0,8 Hz, 2H, H-8 oder H-5), 8,78 (s,
2H, H-9), 8,80 (d, J = 7,3 Hz, 2H, H-3) und 11,77 (br t, J = 5,1
Hz, 2H, 2NH). HRMS (FAB+) m/z ber. für C37H38N5O2 584,3026 (MH+)
gef. 584,3041. Anal. (C37H37N5O2·0,5 H2O) C, H, N.
-
Beispiel 3
-
Herstellung der Verbindung 2 von Tabelle
I nach dem Verfahren von Schema 1
-
Die
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 1-Chloracridin-4-carbonsäure ergab Bis-[(1-chloracridin-4-carboxamido)-propyl]-methylamin
(2) (83%). F. (CH2Cl2/n-Hexan) 94–96°C. 1H-NMR (CDCl3) δ 2,02-2,09
(m, 4H, 2 × CH2CH2CH2),
2,39 (s, 3H, NCH3), 2,79 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,72 (q,
J = 6,1 Hz, 4H, 2 × CH2NH), 7,31 (ddd, J = 8,2, 6,7, 0,8 Hz, 2H,
H-6 oder H-7), 7,63 (ddd, J = 8,7, 6,7, 1,3 Hz, 2H, H-7 oder H-6),
7,67 (d, J = 7,9 Hz, 2H, H-2), 7,74 (br d, J = 8,0 Hz, 2H, H-5 oder
H-8), 7,91 (br d, J = 8,7 Hz, 2H, H-8 oder H-5), 8,75 (d, J = 8,0 Hz, 2H, H-3), 8,98
(s, 2H, H-9), 11,45 (br t, J = 4,8 Hz, 2H, 2 × CONH). HRMS(FAB+)
m/z ber. für
C35H32 35Cl2N5O2 624,1933
(MH+), gef. 624,1935 Anal. (C35H31N5O2)
C, H, N.
-
Beispiel 4
-
Herstellung der Verbindung 3 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 2-Methylacridin-4-carbonsäure erhielt man Bis-[(2-methylacridin-4-carboxamido)-propyl]-methylamin
(3) in Form eines gelben Öls
(90%). 1H-NMR (CDCl3) δ 2,01-2,08
(m, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,60 (s, 3H, 2 × CH3), 2,73 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 3,70-3,77
(m, 4H, 2CH2NH), 7,38 (br t, J = 7,8 Hz,
2H, H-6 oder H-7) 7,64 (ddd, J = 8,6, 6,9, 1,5 Hz, 2H, H-7 oder
H-6), 7,76 (br s, 2H, H-1), 7,79 (d, J = 8,3 Hz, 2H, H-5 oder H-8),
8,00 (d, J = 8,2 Hz, 2H, H-8 oder H-5), 8,55 (s, 2H, H-9), 8,76
(d, J = 2,2 Hz, 2H, H-3) und 11,79 (br t, J = 5,0 Hz, 2H, 2 × CONH).
HRMS (FAB+) m/z ber. für C37H38N5O2 584,3026
(MH+), gef. 584,3031. Anal. (C37H37N5O2)
C, H, N.
-
Beispiel 5
-
Herstellung der Verbindung 4 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 2-Chloracridin-4-carbonsäure erhielt man Bis-[(2-chloracridin-4-carboxamido)-propyl]-methylamin
(4) in Form eines gelben Feststoffes (54%). F. (CH2Cl2/n-Hexan) 175,5–176,5°C. 1H-NMR
(CDCl3) δ 2,00-2,07
(m, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,75 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,71 (q,
J = 6,2 Hz, 4H, 2 × CH2NH), 7,42 (ddd, J = 8,3, 6,6, 0,9 Hz, 2H,
H-6 oder H-7), 7,68 (ddd, J = 8,7, 6,6, 1,3 Hz, 2H, H-7 oder H-6),
7,74 (br d, J = 7,9 Hz, 2H, H-5 oder H-8), 7,93-7,96 (m, 4H, H-1
und H-8 oder H-5), 8,49 (s, 2H, H-9), 8,74 (d, J = 2,5 Hz, 2H, H-3)
und 11,52 (br t, J = 5,0 Hz, 2 × NH).
HRMS (FAB+) m/z ber. für C35H32 35Cl2N5O2 624,1993 (MH+), gef. 624,1900. Anal. (C35H31N5O2)
C, H, N.
-
Beispiel 6
-
Herstellung der Verbindung 5 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 3-Methylacridin-4-carbonsäure und anschließende Reinigung
an Aluminiumoxid und Chromatographie an Kieselgel erhielt man Bis-[(3-methylacridin-4-carboxamido)-propyl]-methylamin
(5) in Form eines blassgelben kautschukartigen Produkts (15%). 1H-NMR (CDCl3) δ 1,78-1,84
(m, 4H, 2 × CH2CH2CH2),
2,18 (s, 3H, NCH3), 2,48 (s, 6H, 2 × CH3), 2,67 (t, J = 6,5 Hz, 4H, 2 × CH2NCH3), 3,56 (q,
J = 6,1 Hz, 4H, 2 × CH2NH), 7,19 (d, J = 8,6 Hz, 2H, H-1 oder H-2),
7,33 (ddd, J = 8,4, 6,6, 1,0 Hz, 2H, H-6 oder H-7), 7,39 (br t,
J = 5,3 Hz, 2H, 2 × NH),
7,58 (ddd, J = 8,8, 6,6, 1,4 Hz, 2H, H-7 oder H-6), 7,66 (d, J =
8,7 Hz, H-2 oder H-1), 7,70 (br d, J = 7,9 Hz, 2H, H-5 oder H-8),
7,94 (d, J = 8,6 Hz, 2H, H-8 oder H-5) und 8,37 (s, 2H, H-9). HRMS
(FAB+) m/z ber. für C37H38N5O2 584,3026
(MH+), gef. 584,3016.
-
Beispiel 7
-
Herstellung der Verbindung 6 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 5-Methylacridin-4-carbonsäure erhielt man Bis-[(5-methylacridin-4-carboxamido)-propyl]-methylamin
(6) (53%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 1,61 (s,
6H, 2 × CH3), 1,97-2,00 (m, 4H, 2 × CH2CH2CH2), 2,30 (s, 3H,
NCH3), 2,58 (t, J = 7,5 Hz, 4H, 2 × CH2NCH3), 3,70 (q,
J = 6,5 Hz, 4H, 2 × CH2NH), 7,37 (dd, J = 8,5, 6,8 Hz, 2H, H-7),
7,57 (br d, J = 6,7 Hz, 2H, H-8), 7,61 (dd, J = 8,3, 7,2 Hz, 2H,
H-2), 7,74 (br d, J = 8,6 Hz, 2H, H-6), 8,03 (dd, J = 8,4, 1,5 Hz,
2H, H-1), 8,69 (s, 2H, H-9), 8,94 (dd, J = 7,1, 1,5 Hz, 2H, H-3),
11,79 (br t, J = 5,1 Hz, 2H, 2 × NH).
HRMS (FAB+) m/z ber. für C37H38N5O2 584,3026
(MH+), gef. 584,3044.
-
Beispiel 8
-
Herstellung der Verbindung 7 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch ähnliche
Reduktion der bekannten (Rewcastle und Denny, Synthesis, (1985),
S. 217) 5-Ethyl-9-oxoacridon-4-carbonsäure wie oben erhielt man 5-Ethylacridin-4-carbonsäure (79%).
F. (Aceton) 239–240,5°C. 1H-NMR [(CD3)2SO] δ 1,43
(t, J = 7,5 Hz, 3H, CH3), 3,27-3,38 (m,
2H, CH2-verdeckt durch H2O), 7,73
(br t, J = 7,2 Hz, 1H, H-2), 7,87 (br t, J = 7,8 Hz, 1H, H-7), 7,93
(br d, J = 6,6 Hz, 1H, H-1), 8,19 (br d, J = 8,4 Hz, 1H, H-6), 8,57
(br d, J = 8,2 Hz, 1H, H-8), 8,76 (br d, J = 6,9 Hz, 1H, H-3), 9,54
(s, 1H, H-9) und 17,44 (br s, 1, COOH). Anal. (C16H13NO2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(5-ethylacridin-4-carboxamido)-propyl]methylamin
(7) (57%) in Form eines gelben Öls. 1H-NMR [CDCl3] δ 1,42 (t,
J = 7,5 Hz, 6H, 2 × CH3), 1,97-2,04 (m, 4H, 2 × CH2CH2CH2), 2,32 (s, 3H,
NCH3), 2,61 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 3,24 (q,
J = 7,5 Hz, 4H, 2 × CH2CH3), 3,69 (q, J
= 6,2 Hz, 4H, 2 × CH2NH), 7,40 (dd, J = 8,4, 6,8 Hz, 2H, H-7),
7,53 (dd, J = 6,7 Hz, 1,0, 2H, H-6), 7,60 (dd, J = 8,3, 7,1 Hz,
2H, H-2), 7,74 (dd,
J = 8,2, 1,0 Hz, 2H, H-8), 8,02 (dd, J = 8,4, 1,5 Hz, 2H, H-1),
8,69 (s, 2H, H-9), 8,93 (dd, J = 7,1, 1,6 Hz, 2H, H-3) und 11,77
(br t, J = 5,5 Hz, 2 × CONH).
HRMS (FAB+) m/z ber. für C39H42N5O2 612,3339
(MH+), gef. 612,3343).
-
Beispiel 9
-
Herstellung der Verbindung 8 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
eine ähnliche
Umsetzung von 2-Iodisophthalsäure
und 2-Isopropylanilin
erhielt man 2-[(2-Isopropyl)-phenylamino]-isophthalsäure (38%).
F. (EtOAC/Petrolether) 217–219°C. 1H-NMR [(CD3)2SO] δ 1,25
(d, J = 6,8 Hz, 6H, 2 × CH3), 3,22-3,29 (m, 1H, CH), 6,81 (dd, J =
7,4, 1,8 Hz, 1H, H-3' oder
H-6'), 6,93 (t,
J = 7,7 Hz, 1H, H-2), 6,92-7,02 (m, 2H, H-4' und H-5'), 7,26 (dd, J = 7,1, 2,2 Hz, 1H, H-6' oder H-3'), 7,90 (d, J = 7,7 Hz,
2H, H-4 und H-6), 9,69 (s, 1H, NH), 12,93 (br s, 2H, 2 × COOH).
Anal. (C17H17NO4) C, H, N.
-
Durch
Cyclisierung dieser Verbindung auf die vorstehend angegebene Weise
erhielt man 5-Isopropyl-9-oxoacridan-4-carbonsäure (91%). F. (H2O)
304°C (Zers.). 1H-NMR [(CD3)2SO] δ 1,42
(d, J = 6,8 Hz, 6H, 2 × CH3), 3,29-3,41
(m, 1H, CH), 7,31-7,40 (m, 2H, H-2 und H-7), 7,74 (dd, J = 7,4,
1,2 Hz, 1H, H-6), 8,15 (dd, J = 8,1, 1,2 Hz, 1H, H-8), 8,47 (dd,
J = 7,6, 1,6 Hz, 1H, H-3), 8,53 (dd, J = 8,0, 1,6 Hz, 1H, H-1),
12,48 (s, 1H, NH), 14,07 (br s, 1H, COOH). Anal. (C17H15NO3·0,25 H2O). C, H, N.
-
Durch
Reduktion dieser Verbindung auf die vorstehend angegebene Weise
erhielt man 5-Isopropylacridin-4-carbonsäure (70%). F. (Aceton) 238°C (Zers.). 1H-NMR [(CD3)2SO] δ 1,45
(d, J = 6,8 Hz, 6H, 2 × CH3), 3,94-4,05
(m, 1H; CH), 7,75 (dd, J = 8,4, 7,1 Hz, 1H, H-2 oder H-7), 7,86
(dd, J = 8,4, 7,1 Hz, 1H, H-7 oder H-2), 7,95 (br d, J = 6,9 Hz,
1H, H-6), 8,18 (dd, J = 8,4, 1,0 Hz, 1H, H-8), 8,55 (dd, J = 8,4,
1,4 Hz, 1H, H-1), 8,75 (dd, J = 7,1, 1,4 Hz, 1H, H-3), 9,52 (s,
1H, H-9), 17,39 (br s, 1H, COOH). Anal. (C17H15NO2). C, H, N.
-
Durch
Aktivierung und Cyclisierung dieser Verbindung auf die vorstehend
angegebene Weise erhielt man Bis-[(5-isopropylacridin-4-carboxamido)-propyl]-methylamin
(8) (70%) in Form eines Schaums. 1H-NMR (CDCl3) δ 1,47
(d, J = 7,0 Hz, 12H, 4 × CH3), 1,96-2,03 (m, 4H, 2 × CH2CH2CH2), 2,32 (s, 3H,
NCH3), 2,59 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 3,70 (q,
J = 7,1, 6,3 Hz, 4H, 2 × CH2NH), 4,15-4,18 (m, 2H, 2 × CH), 7,53
(dd, J = 8,4, 6,9 Hz, 2H, H-7), 7,63 (dd, J = 8,3, 7,2 Hz, 2H, H-2),
7,67 (br d, J = 6,6 Hz, 2H, H-6),
7,83 (dd, J = 8,4, 1,1 Hz, 2H, H-8), 8,07 (dd, J = 8,3, 1,5 Hz,
2H, H-1), 8,80 (s, 2H, H-9), 8,95 (dd, J = 7,1, 1,6 Hz, 2H, H-3),
11,80 (br t, J = 5,6 Hz, 2NH). HRMS (FAB+)
m/z ber. für
C41H46N5O2 640,3652 (MH+),
gef. 640,3657. Anal. (C41H45N5O2). C, H, N.
-
Beispiel 10
-
Herstellung der Verbindung 9 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 5-Phenylacridin-4-carbonsäure erhielt man Bis-[(5-phenylacridin-4-carboxamido)-propyl]-methylamin
(9) (64%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 1,24-1,26
(m, 4HH, 2 × CH2CH2CH2),
2,04 (s, 3H, NCH3), 2,06-2,10 (br t, J =
7,7 Hz, 4H, 2 × CH2NCH3), 3,13 (q,
J = 7,0, 6,7 Hz, 4H, 2 × CH2NH), 7,43-7,45 (m, 2H, H-4'), 7,49-7,53 (m,
4H, H-3 und H-5'),
7,59-7,67 (m, 8H, H-2, H-2',
H6', H-7), 7,75
(dd, J = 6,7, 1,4 Hz, 2H, H-6), 7,99 (dd, J = 8,5, 1,3 Hz, 2H, H-8),
8,09 (dd, J = 8,4, 1,5 Hz, 2H, H-1), 8,88 (s, 2H, H-9), 8,94 (dd,
J = 7,2, 1,5 Hz, 2H, H-3), 11,06 (br t, J = 6,0 Hz, 2NH). HRMS (FAB+) m/z ber. für C47H42N5O2 708,3339
(MH+), gef. 708,3345.
-
Beispiel 11
-
Herstellung der Verbindung 10 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 5-Methoxyacridin-4-carbonsäure erhielt
man Bis-[(5-methoxyacridin-4-carboxamido)-propyl]-methylamin (10) (71%)
in Form eines gelben Öls. 1H-NMR (CDCl3) δ 1,99-2,06
(m, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,72 (t, J = 7,6 Hz,
4H, 2 × CH2NCH3), 3,65 (q,
J = 7,0, 5,2 Hz, 4H, 2 × CH2NH), 3,87 (s, 6H, 2 × OCH3),
6,67 (dd, J = 6,5, 2,0 Hz, 2H, H-6), 7,10-7,16 (m, 4H, H-7 und H-8),
7,54 (dd, J = 8,2, 7,2 Hz, 23, H-2), 7,86 (dd, J = 8,4, 1,3 Hz,
2H, H-1), 8,36 (s, 2H, H-9), 8,82 (dd, J = 7,1, 1,5 Hz, 2H, H-3),
12,04 (br t, J = 4,6 Hz, 23, 2 × CONH).
HRMS (FAB+) m/z ber. für C37H38N5O4 616,2924
(MH+), gef. 616,2943.
-
Beispiel 12
-
Herstellung der Verbindung 11 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Reduktion der bekannten (Rewcastle und Denny, Synthesis, (1985),
S. 217) 5-Fluor-9-oxoacridan-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 5-Fluoracridin-4-carbonsäure (90%). F. (MeOH/H2O) 295–298°C (Zers.). 1H-NMR [(CD3)2SO] δ 7,74-7,80
(m, 1H, ArH), 7,90-7,96 (m, 2H, ArH), 8,19 (d, J = 8,6 Hz, 1H, ArH),
8,61 (dd, J = 8,6, 1,2 Hz, 1H, ArH), 8,81 (dd, J = 7,0, 1,0 Hz,
1H, ArH), 9,65 (s, 13, H-9). Anal. (C14H8FNO2) C, H, N, F.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(5-fluoracridin-4-carboxamido)-propyl]methylamin
(11) (96%). F. (HCl-Salz) 188°C
(Zers.). 1H-NMR (CDCl3) δ 2,06 (quin,
J = 7,2 Hz, 4H, 2 × CH2CH2CH2),
2,38 (s, 33, CH3), 2,73 (t, J = 7,6 Hz, 4H, 2 × CH2NCH3), 3,72 (q, J = 6,3 Hz, 4H, 2 × CH2NH), 7,26 (m, 4H, ArH), 7,56 (m, 2H, ArH),
7,59 (dd, J = 8,4, 7,2 Hz, 2H, H-2), 7,99 (dd, J = 8,4 1,4 Hz, 2H,
H-1), 8,64 (d, J = 0,6 Hz, 2H, H-9), 8,93 (dd, J = 7,1, 1,5 Hz,
2H, H-3), 11,61 (t, J = 4,57 Hz, 2H CONH).
-
Beispiel 13
-
Herstellung der Verbindung 12 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 5-Chloracridin-4-carbonsäure erhielt man Bis-[(5-chloracridin-4-carboxamido)-propyl]-methylamin
(12) (62%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 2,01-2,05
(m, 4H, 2 × CH2CH2CH2),
2,33 (s, 3H, NCH3), 2,64 (t, J = 7,5 Hz,
4H, 2 × CH2NCH3), 3,72 (q,
J = 6,4, Hz, 4H, 2 × CH2NH), 7,33 (dd, J = 8,4, 7,3 Hz, 2H, H-7),
7,58 (dd, J = 8,2, 7,2 Hz, 2H, H-2), 7,74-7,77 (m, 4H, H-6 und H-8),
7,96 (dd, J = 8,4, 1,5 Hz, 2H, H-1), 8,64 (s, 2H, H-9), 8,91 (dd,
J = 7,1, 1,5 Hz, 2H, H-3), 11,74 (br t, J = 5,3 Hz, 2H, 2 × NH). HRMS
(FAB+) m/z ber. für C35H32 35N5O2 624,1933 (MH+),
gef. 624,1940.
-
Beispiel 14
-
Herstellung der Verbindung 13 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Reduktion der bekannten (Rewcastle und Denny, Synthesis, (1985),
S. 217) 5-Brom-9-oxoacridan-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 5-Bromacridin-4-carbonsäure (70%). F. (MeOH/H2O) 327°C
(Zers.). 1H-NMR [(CD3)2SO] δ 7,71
(dd, J = 8,3, 7,4 Hz, 1H, H-2), 7,94 (dd, J = 8,4, 7,1 Hz, 1H, H-7),
8,40 (dd, J = 8,7, 0,8 Hz, 1H, ArH), 8,50 (dd, J = 7,3, 1,0 Hz,
1H, ArH), 8,64 (dd, J = 8,3, 1,3 Hz, 1H, ArH), 8,85 (dd, J = 7,1,
1,3 Hz, 1H, ArH), 9,66 (s, 1H, H-9), 16,77 (br s, 1H, COOH). Anal.
(C14H8BrNO2) C, H, N, Br.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(5-bromacridin-4-carboxamido)-propyl]methylamin
(13) (80%). F. (HCl-Salz) 212–214°C. 1H-NMR (CDCl3) δ 2,05 (quin,
J = 7,3 Hz, 4H, 2 × CH2CH2CH2),
2,33 (s, 3H, CH3), 2,63 (t, J = 7,6 Hz,
4H, 2 × CH2NCH3), 3,73 (q,
J = 6,7 Hz, 4H, 2 × CH2NH), 7,28 (dd, J = 8,2, 7,2 Hz, 2H, H-2),
7,57 (dd, J = 8,4, 7,2 Hz, 2H, H-7), 7,81 (dd, J = 8,5, 0,9 Hz,
2H, H-1), 7,91 (m, 4H, ArH), 8,64 (s, 2H, H-9), 8,90 (dd, J = 7,1,
1,5 Hz, 2H, H-3), 11,72 (t, J = 5,6 Hz, 2H).
-
Beispiel 15
-
Herstellung der Verbindung 15 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 6-Methoxyacridin-4-carbonsäure erhielt
man Bis-[(6-methoxyacridin-4-carboxamido)-propyl]-methylamin (15) (24%).
F. (HCl-Salz) 204–206°C (Zers.). 1H-NMR [(CD3)2SO] δ 2,20
(m, 4H, 2 × CH2CH2CH2)
2,85 (d, J = 4,65 Hz, 3H, CH3), 3,59-3,69
(m, 8H, 4 × CH2), 3,95 (s, 6H, 2 × OCH3),
7,17 (d, J = 8,9 Hz, 1H, ArH), 7,57 (br s, 1H, ArH), 7,64 (t, J
= 7,7 Hz, 1H, H-2), 7,70 (d, J = 0,8 Hz, 1H, H-5), 7,97 (d, J =
8,35 Hz, 1H, ArH), 8,25 (d, J = 8,35 Hz, 1H), 8,63 (d, J = 6,55
Hz, 1H, ArH), 9,11 (s, 1H, H-9), 10,74 (br s, 1H, NH), 11,21 (br
s, 2H, 2 × CONH), 14,43
(br s, 1H, NH).
-
Beispiel 16
-
Herstellung der Verbindung 16 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Reduktion von 6-Fluor-9-oxoacridan-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 6-Fluoracridin-4-carbonsäure (91%). F. (MeOH/H2O) 268–270°C. 1H-NMR [(CD3)2SO] δ 7,76
(td, J = 8,9, 2,5 Hz, 1H, H-7), 7,86 (td, J = 8,9, 2,5 Hz, 1H, H-2),
8,21 (dd, J = 10,6, 2,4 Hz, 1H, H-6), 8,45 (dd, J = 9,3, 6,4 Hz,
1H, H-1), 8,58 (dd, J = 8,4, 1,3 Hz, 1H, ArH), 8,77 (dd, J = 7,1,
1,5 Hz, 1H, ArH), 9,60 (s, 1H, H-9), 16,67 (br s, 1H, COOH).
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(6-fluoracridin-4-carboxamido)-propyl]methylamin
(16) (57%). F. (HCl-Salz) 165,5°C
(Zers.). 1H-NMR (CDCl3) δ 2,04 (quin,
J = 7,1 Hz, 4H, 2 × CH2CH2CH2),
2,39 (s, 3H, CH3) 2,72 (t, J = 7,4 Hz, 6H,
2 × CH2NCH3), 3,45 (q,
J = 6,4 Hz, 4H, 2 × CH2NH), 7,28 (ddd, J = 9,2, 8,0, 2,4 Hz, 2H,
H-2), 7,62 (dd, J = 8,35, 7,2 Hz, 2H, H-7), 7,69 (dd, J = 7,6, 2,4
Hz, 2H, H-3), 7,89 (dd, J = 9,2, 6,1 Hz, 2H, H-8), 8,05 (dd, J =
8,3, 1,5 Hz, 2H, H-1), 8,74 (s, 2H, H-9), 8,95 (dd, J = 7,2, 1,5
Hz, 2H, H-5), 11,57 (t, J = 4,85 Hz, 2H, 2 × CONH). Anal. (C35H31F2N5O2·HCl·4H2O) C, H, N.
-
Beispiel 17
-
Herstellung der Verbindung 17 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 6-Chloracridin-4-carbonsäure erhielt man Bis-[(6-chloracridin-4-carboxamido)-propyl]-methylamin
(17) (76%). F. (HCl-Salz) 216–218°C. 1H-NMR [(CD3)2SO] δ 2,17
(quin, J = 6,9 Hz, 4H, 2 × CH2CH2CH2),
2,87 (d, J = 4,7 Hz, 3H, CH3), 3,30 (m,
4H, 2 × CH2), 3,63 (m, 4H, 2 × CH2),
7,47 (dd, J = 8,9, 2,0 Hz, 1H, ArH), 7,69 (t, J = 7,7 Hz, 1H, ArH),
8,06 (d, J = 9,0 Hz, 1H, H-8), 8,28 (dd, J = 8,3, 1,3 Hz, 1H, ArH),
8,38 (d, J = 1,7 Hz, 1H, H-5), 8,64 (dd, J = 7,1, 1,3 Hz, 1H, ArH)
9,16 (s, 1H, H-9), 10,17 (br s, 1H, NH), 11,09 (t, J = 5,7 Hz, 2H,
2 × NH), 11,44
(br s, 2H, 2 × CONH).
-
Beispiel 18
-
Herstellung der Verbindung 21 von Tabelle
2 nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 7-Methylacridin-4-carbonsäure erhielt man Bis-[(7-methylacridin-4-carboxamido)-propyl]-methylamin
(21) (73%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 2,03-2,10
(m, 4H, 2 × CH2CH2CH2),
2,34 (s, 6H, 2 × CH3), 2,39 (s, 3H, NCH3),
2,80 (t, J = 7,6 Hz, 4H, 2 × CH2NCH3), 3,73 (q,
J = 6,1 Hz, 4H, 2 × CH2NH), 7,30 (br s, 2H, H-8), 7,35 (dd, J =
8,8, 1,9 Hz, 2H, H-6), 7,55 (dd, J = 8,4, 7,1 Hz, 2H, H-2), 7,77
(d, J = 8,9 Hz, 2H, H-5), 7,92 (dd, J = 8,4, 1,5 Hz, 2H, H-1), 8,36
(s, 2H, H-9), 8,84 (dd, J = 7,1, 1,5 Hz, 2H, H-3), 11,74 (br t,
J = 5,0 Hz, 2H, 2 × CONH.
HRMS (FAB+) m/z ber. für C37H38N5O2 584,3026
(MH+), gef. 584,3043.
-
Beispiel 19
-
Herstellung der Verbindung 23 von Tabelle
2 nach dem Verfahren von Schema 1
-
Durch
eine ähnliche
Umsetzung von 2-Iodisophthalsäure
und 4-Isopropylanilin
erhielt man 2-[(4-Isopropyl)-phenylamino]-isophthalsäure (62%).
F. (EtOAc/Petrolether) 208°C
(Zers.). 1H-NMR [(CD3)2SO] δ 1,16 (d,
J = 6,9 Hz, 6H, 2 × CH3), 2,78-2,82 (m, 1H, CH), 6,83 (d, J = 8,4
Hz, 2H, H-2' und H-6' oder H-3' und H-5'; 6,97 (t, J = 7,7
Hz, 1H, H-5), 7,07 (d, J = 8,5 Hz, 2H, H-3' und H-5' oder H-2' und H-6'), 7,92 (d, J = 7,7 Hz, 2H, H-4 und
H-6), 9,66 (br s, 1H, NH), 12,89 (br s, 2H, 2 × COOH). Anal. (C17H17NO4) C, H, N.
-
Durch
Cyclisierung dieser Verbindung auf die vorstehend angegebene Weise
erhielt man 7-Isopropyl-9-oxoacridan-4-carbonsäure (95%). F. (H2O/MeOH/TEA/AcOH)
289–291°C. 1H-NMR [(CD3)2SO] δ 1,28
(d, J = 6,9 Hz, 6H, 2 × CH3), 3,03-3,07 (m, 1H, CH), 7,34 (t, J = 7,7
Hz, 1H, H-2), 7,70 (dd, J = 8,6, 1,6 Hz, 1H, H-6), 7,74 (d, J =
8,5 Hz, 1H, H-5), 8,07 (d, J = 1,6 Hz, H-8), 8,43 (dd, J = 7,5,
1,6 Hz, 1H, H-3), 8,54 (dd, J = 7,9, 1,6 Hz, 1H, H- 1), 11,93 (s, 1H,
NH), 13,80 (br s, 1H, COOH). Anal. (C17H15NO3·0,25 H2O) C, H, N.
-
Durch
Reduktion der Verbindung auf die vorstehend angegebene Weise erhielt
man 7-Isopropylacridin-4-carbonsäure
(51%). F. (Aceton) 186–187°C. 1H-NMR [(CD3)2SO] δ 1,37
(d, J = 6,9 Hz, 6H, 2 × CH3), 3,15-3,25 (m, 1H, CH), 7,84 (dd, J =
8,3, 7,2 Hz, 1H, H-2), 8,03 (dd, J = 9,0, 1,8 Hz, 1H, H-6), 8,11
(br s, 1H, H-8), 8,27 (d, J = 9,0 Hz, 1H, H-5), 8,54 (dd, J = 8,5,
1,0 Hz, 1H, H-1), 8,73 (dd, J = 7,0, 1,2 Hz, 1H, H-3), 9,45 (s,
1H, H-9), 17,10 (br s, 1H COOH). Anal. (C17H15NO2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(7-isopropylacridin-4-carboxamido)propyl]-methylamin
(23) (73%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 1,33 (d,
J = 6,9 Hz, 12H, 4 × CH3), 2,04-2,08 (m, 4H, 2 × CH2CH2CH2), 2,38 (s, 3H,
NCH3), 2,74 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 3,03-3,06
(m, 2H, 2 × CH),
3,74 (q, J = 6,2 Hz, 4H, 2 × CH2NH), 7,58 (dd, J = 8,3, 7,2 Hz, 2H, H-2),
7,60-7,66 (m, 4H,
H-6 und H-8), 8,01 (d, J = 9,5 Hz, 2H, H-5), 8,03 (dd, J = 8,3,
1,5 Hz, 2H, H-1), 8,66 (s, 2H, H-9), 8,88 (dd, J = 7,2, 1,5 Hz,
2H, H-3), 11,85 (br t, J = 5,1 Hz, 2H, 2 × NH). HRMS (FAB+)
m/z ber. für
C41H46N5O2 640,3652 (MH+),
gef. 640,3657.
-
Beispiel 20
-
Herstellung der Verbindung 24 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
eine ähnliche
Umsetzung von 2-Iodisophthalsäure
und 4-tert.-Butylanilin
erhielt man 2-[(4-tert.-Butyl)-phenylamino]-isophthalsäure (93%).
F. (EtOAc/Petrolether) 221–222°C. 1H-NMR [(CD3)2SO] δ 1,24
(s, 9H, 3 × CH3), 6,84 (d, J = 8,7 Hz, 2H, H-2' und H-6' oder H-3' und H-5'), 6,99 (t, J = 7,7
Hz, 1H, H-5), 7,21 (d, J = 8,6 Hz, 2H, H-3' und H-5 oder H-2' und
H-6'), 7,93 (d,
J = 7,8 Hz, 2H, H-4 und H-6), 9,65 (br s, 1H, NH) und 12,99 (br
s, 2H, 2 × COOH.
Anal. (C18H13NO2) C, H, N.
-
Durch
Cyclisierung dieser Verbindung auf die vorstehend angegebene Weise
erhielt man 7-tert.-Butyl-9-oxoacridan-4-carbonsäure (79%). F. (H2O/MeOH)
326–327,5°C. 1H-NMR [(CD3)2SO] δ 1,37
(s, 9H, 3 × CH3), 7,34 (t, J = 7,8 Hz, 1H, H-2), 7,74 (d,
J = 8,8 Hz, 1H, H-5), 7,88 (dd, J = 8,8, 2,3 Hz, 1H, H-6), 8,19
(d, J = 2,4 Hz, 1H, H-8), 8,43 (dd, J = 7,6, 1,6 Hz, 1H, H-3), 8,53
(dd, J = 8,0, 1,6 Hz, 1H, H-1), 11,96 (s, 1H, NH) und 13,85 (br
s, 1H, COOH). Anal. (C18H17NO3) C, H, N.
-
Durch
Reduktion dieser Verbindung auf die vorstehend angegebene Weise
erhielt man 7-tert.-Butylacridin-4-carbonsäure (62%). F. (Aceton) 253–253,5°C. 1H-NMR [(CD3)2SO] δ 1,46
(s, 9H, 3 × CH3), 7,83 (dd, J = 8,4, 7,1 Hz, 1H, H-2),
8,18 (d, J = 1,7 Hz, 1H, H-8), 8,22 (dd, J = 9,2, 2,0 Hz, 1H, H-6),
8,27 (d, J = 9,2 Hz, 1H, H-5), 8,52 (dd, J = 8,4, 1,2 Hz, 1H, H-1),
8,72 (dd, J = 7,1, 1,2 Hz, 1H, H-3), 9,46 (s, 1H, H-9) und 17,11 (br
s, 1H, COOH). Anal. (C18H17NO2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(7-tert.-butylacridin-4-carboxamido)propyl]-methylamin
(24) (82%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 1,43 (s,
18 H, 6 × CH3), 2,04-2,07 (m, 4H, 2 × CH2CH2CH2), 2,38 (s, 3H,
NCH3), 2,72 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 3,74 (q,
J = 6,8, 5,6 Hz, 4H, 2 × CH2NH), 7,59 (dd, J = 8,3, 7,2 Hz, 2H, H-2),
7,81 (d, J = 2,1 Hz, 2H, H-8), 7,88 (dd, J = 9,2, 2,1 Hz, 2H, H-6),
8,05 (dd, J = 8,3, 1,4 Hz, 2H, H-1), 8,07 (d, J = 9,3 Hz, 2H, H-5),
8,73 (s, 2H, H-9), 8,89 (dd, J = 7,2, 1,5 Hz, 2H, H-3) und 11,87
(br t, J = 5,1 Hz, 2H, 2 × (CONH)). HRMS
(FAB+) m/z ber. für C43H50N5O2 668,3965
(MH+), gef. 668,3963.
-
Beispiel 21
-
Herstellung der Verbindung 25 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Reduktion der bekanten (Denny et al., J. Med. Chem., Bd. 30 (1987),
S. 658) 7-Phenyl-9-oxoacridan-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 7-Phenylacridin-4-carbonsäure (69%). F. (Aceton) 239–241°C. 1H-NMR [(CD3)2SO] δ 7,49
(t, J = 7,3 Hz, 1H, H-4'),
7,60 (t, J = 7,3 Hz, 2H, H-3' und H-5'), 7,86 (dd, J =
8,4, 7,1 Hz, 1H, H-2), 7,96 (d, J = 7,3 Hz, 2H, H-2' und H-6'), 8,43 (br s, 2H,
H-6 und H-8), 8,58 (dd, J = 8,5, 1,2 Hz, 1H, H-1), 8,64 (br s, 1H,
H-5), 8,74 (br d, J = 7,1 Hz, 1H, H-3), 9,56 (s, 1H, H-9), 16,93 (br
s, 1H, COOH). Anal. (C20H13NO2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(7-phenylacridin-4-carboxamido)propyl)-methylamin
(25) (90%). F. (CH2Cl2/MeOH)
162–163°C. 1H-NMR (CDCl3) δ 2,07-2,14
(m, 4H, 2 × CH2CH2CH2),
2,42 (s, 3H, NCH3), 2,82 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,77 (q,
J = 6,5, 5,6 Hz, 4H, 2 × CH2NH), 7,40-7,52 (m, 4H, H-2 und H-4' oder H-3' und H-5'), 7,48-7,52 (m,
4H, H-3' und H-5' oder H-2 und H-4'), 7,63-7,65 (m,
4H, H-2' und H-6'), 7,82-7,84 (m,
4H, H-6 und H-8), 7,87 (dd, J = 8,4, 1,4 Hz, 2H, H-1), 7,97 (d,
J = 9,5 Hz, 2H, H-5), 8,54 (s, 2H, H-9), 8,80 (dd, J = 7,1, 1,5
Hz, 2H, H-3), 11,69 (br t, J = 5,2 Hz, 2H, 2NH); HRMS (FAB+) m/z ber. für C47H42N5O2 708,3339
(MH+), gef. 708,3351.
-
Beispiel 22
-
Herstellung der Verbindung 26 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 7-Methoxyacridin-4-carbonsäure erhielt
man Bis-[(7-methoxyacridin-4-carboxamido)-propyl]-methylamin (26) (93%)
in Form eines gelben Öls. 1H-NMR (CDCl3) δ 2,02-2,06
(m, 4H, 2 × CH2CH2CH2),
2,37 (s, 3H, NCH3), 2,74 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,72 (q,
J = 6,7, 5,6 Hz, 4H, 2 × CH2NH), 3,88 (s, 6H, OCH3),
6,89 (d, J = 2,7 Hz, 2H, H-8), 7,32 (dd, J = 9,3, 2,7 Hz, 2H, H-6),
7,54 (dd, J = 8,2, 7,2 Hz, 2H, H-2), 7,85 (d, J = 9,3 Hz, 2H, H-5),
7,94 (dd, J = 8,4, 1,5 Hz, 2H, H-1), 8,44 (s, 2H, H-9), 8,82 (dd,
J = 7,1, 1,5 Hz, 2H, H-3), 11,69 (br t, J = 5,1 Hz, 2 × CONH);
HRMS (FAB+) m/z ber. für C37H38N5O4 616,2924
(MH+), gef. 616,2927.
-
Beispiel 23
-
Herstellung der Verbindung 27 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Reduktion der bekannten (Atwell et al., J. Med. Chem., Bd. 30 (1987),
S. 658) 7-Fluor-9-oxoacridan-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 7-Fluoracridin-4-carbonsäure (95%). F. (MeOH/H2O) 267–268°C. 1H-NMR [(CD3)2SO] δ 7,87
(dd, J = 8,4, 7,0 Hz, 1H, H-2), 8,01 (ddd, J = 9,5, 8,5, 2,3 Hz,
1H, H-6), 8,13 (dd, J = 9,3, 2,8 Hz, 1H, H-8), 8,45 (dd, J = 9,6,
5,3 Hz, 1H, H-5), 8,54 (dd, J = 8,5, 1,3 Hz, 1H, H-1), 8,73 (dd,
J = 6,9, 1,4 Hz, 1H, H-3), 9,47 (s, 1H, H-9), 16,53 (br s, 1H, COOH).
Anal. (C14H8FNO2) C, H, N, F.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(7-fluoracridin-4-carboxamido)-propyl]methylamin
(27) (57%). F. (HCl-Salz) 173,5°C
(Zers.). 1H-NMR (CDCl3) δ 2,04 (quin,
J = 7,07 Hz, 4H, 2 × CH2CH2CH2),
2,73 (t, J = 7,4 Hz, 4H, 2 × CH2 NCH3), 3,73 (q,
J = 6,3 Hz, 4H, 2 × CH2NH), 7,32 (dd, J = 8,6, 2,7 Hz, 2H, H-8), 7,42 (ddd, J
= 9,4, 8,1, 2,7 Hz, 4H, H-6), 7,63 (dd, J = 7,7, 7,2 Hz, 2H, H-2),
7,96 (dd, J = 9,1, 4,9 Hz, 2H, H-5), 7,99 (dd, J = 7,7, 1,5 Hz,
2H, H-1), 8,56 (s,
2H, H-9), 8,89 (dd, J = 7,0, 1,5 Hz, 2H, H-3), 11,50 (t, J = 4,95
Hz, 2H, 2 × CONH).
-
Beispiel 24
-
Herstellung der Verbindung 28 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 7-Chloracridin-4-carbonsäure erhielt man Bis-[(7-chloracridin-4-carboxamido)-propyl]-methylamin
(28) (75%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 2,03-2,07
(m, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,75 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,73 (q,
J = 6,1, Hz, 4H, 2 × CH2NH), 7,45 (dd, J = 9,2, 2,3 Hz, 2H, H-6), 7,63-7,67
(m, 4H, H-2 und
H-8), 7,84 (d, J = 9,2 Hz, 2H, H-5), 7,99 (dd, J = 8,4, 1,5 Hz,
2H, H-1), 8,48 (s,
2H, H-9), 8,93 (dd, J = 7,2, 1,5 Hz, 2H, H-3), 11,42 (br t, J =
5,0 Hz, 2 × CONH);
HRMS (FAB+) m/z ber. für (MH+) C35H32 35Cl2N5O2 624,1933,
gef. 624,1923.
-
Beispiel 25
-
Herstellung der Verbindung 29 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Reduktion von 7-Brom-9-oxoacridan-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 7-Bromacridin-4-carbonsäure (59%). F. (MeOH/H2O) 304°C
(Zers.). 1H-NMR [(CD3)2SO] δ 7,87
(dd, J = 8,4, 7,2 Hz, 1H, H-2), 8,13 (dd, J = 9,2, 2,2 Hz, 1H, H-6),
8,32 (d, J = 9,2 Hz, 1H, H-5), 8,56 (dd, J = 8,5, 1,3 Hz, 1H, H-1),
8,66 (d, J = 2,1 Hz, 1H, H-8), 8,74 (dd, J = 7,1, 1,4 Hz, 1H, H-3),
9,48 (s, 1H, H-9), 16,49 (s, 1H, COOH). Anal. (C14H8BrNO2) C, H, N,
Br.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(7-bromacridin-4-carboxamido)-propyl]methylamin
(29) (25%). F. (HCl-Salz) 138–142°C. 1H-NMR (CDCl3) δ 2,06, (quin,
J = 7,0 Hz, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, CH3), 2,75 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,73 (q,
J = 6,3 Hz, 4H, 2 × CH2NH), 7,55 (dd, J = 9,1, 2,1 Hz, 2H, H-6),
7,66 (dd, J = 8,3, 7,2 Hz, 2H, H-2), 7,76 (d, J = 9,2 Hz, 2H, H-5),
7,83 (d, J = 2,1 Hz, 2H, H-8), 7,99 (dd, J = 8,2, 1,4 Hz, 2H, H-1),
8,46 (s, 2H, H-9), 8,94 (dd, 7,0, 1,5 Hz, 2H, H-3), 11,41 (t, J
= 4,9 Hz, 2H, 2 × CONH).
-
Beispiel 26
-
Herstellung der Verbindung 3.0 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664) 8-Methyl-9-oxoacridan-4-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(8-methylacridin-4-carboxamido)-propyl]-methylamin
(30) in Form eines gelben Öls
(61%). 1H-NMR (CDCl3) δ 2,03-2,10
(m, 4H, 2 × CH2CH2CH2),
2,39 (s, 3H, NCH3), 2,66 (s, 6H, 2 × CH3), 2,79 (t, J = 7,5 Hz, 4H, 2 × CH2NCH3), 3,74 (q,
J = 6,2 Hz, 4H, 2 × CH2NH), 7,09 (d, J = 6,9 Hz, 2H, H-5 oder H-7),
7,49 (dd, J = 8,8, 6,8 Hz, 2H, H-6), 7,62 (dd, J = 8,4, 7,1 Hz,
2H, H-2), 7,83 (d, J = 8,7 Hz, 2H, H-7 oder H-5), 8,04 (dd, J =
8,3, 1,5 Hz, 2H, H-1), 8,74 (s, 2H, H-9), 8,91 (dd, J = 7,1, 1,5
Hz, 2H, H-3) und 11,78 (br t, J = 4,8 Hz, 2 × CONH); HRMS (FAB+)
m/z ber. für
C37H38N5O2 584,3026 (MH+),
gef. 584,3033. Anal. (C37H37N5O2·0,5H2O) C, H, N.
-
Beispiel 27
-
Herstellung der Verbindung 31 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung der bekannten Chloracridin-4-carbonsäure erhielt
man Bis-[(8-chloracridin-4-carboxamido)-propyl]methylamin (31) in
Form eines gelben Öls
(88%). 1H-NMR (CDCl3) δ 2,04-2,10 (m, 4H, 2 × CH2CH2CH2),
2,40 (s, 3H, NCH3), 2,84 (t, J = 7,4 Hz,
4H, 2 × CHNCH3), 3,74 (q, J = 6,1, Hz, 4H, 2CH2NH), 7,10 (dd, J = 7,3, 0,8 Hz, 2H, H-5
oder H-7), 7,33 (dd, J = 8,8, 7,3 Hz, 2H, H-2 oder H-6), 7,65 (dd, J
= 8,3, 7,2 Hz, 2H, H-6 oder H-2), 7,73 (d, J = 8,7 Hz, 2H, H-7 oder
H-5), 8,06 (dd, J = 8,8, 1,5 Hz, 2H, H-1), 8,86 (s, 2H, H-9), 8,90
(dd, J = 7,2, 1,5 Hz, 2H, H-3) und 11,36 (br t, J = 5,0 Hz, 2H,
2 × CONH);
HRMS (FAB+) m/z ber. für C35H32 35Cl2N5O2 624,1933 (MH+), gef. 624,1939. Anal. (C35H31Cl2N5O2) C, H, N.
-
Beispiel 28
-
Herstellung der Verbindung 37 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Aktivierung und Kupplung von Acridin-2-carbonsäure erhielt man Bis-[(acridin-2-carboxamido)-propyl]-methylamin
(37) (60%). F. (CH2Cl2/Petrolether)
199–200°C. 1H-NMR (CDCl3) δ 1,85-1,91
(m, 4H, 2 × CH2CH2CH2),
2,36 (s, 3H, NCH3), 2,59 (t, J = 6,2 Hz,
4H, 2 × CH2NCH3), 3,65 (dd,
J = 6,3, 5,9 Hz, 4H, 2 × CH2NH), 7,41 (ddd, J = 8,4, 6,6, 1,0 Hz, 2H,
H-6 oder H-7), 7,64 (br t, J = 5,3 Hz, 2H, 2 × NH), 7,70 (ddd, J = 8,9,
6,6, 1,4 Hz, 2H, H-7 oder H-6), 7,75 (d, J = 8,1 Hz, 2H, H-5 oder
H-8), 8,06 (dd, J = 9,1, 1,9 Hz, 2H, H-3), 8,13 (dd, J = 8,9, 0,8
Hz, 2H, H-8 oder H-5), 8,20 (d, J = 9,1 Hz, 2H, H-4), 8,36 (d, J
= 1,9 Hz, 2H, H-1) und 8,52 (s, 2H, H-9); HRMS (FAB+)
m/z ber. für
C35H34N5O2 556,2713 (MH+),
gef. 556,2694. Anal. (C35H33N5O2) C, H, N.
-
Beispiel 29
-
Herstellung der Verbindung 33 von Tabelle
I nach dem Verfahren von Schema 2
-
Eine
Lösung
von Methyl-2-[N-(2-carboxyphenyl)-amino]-benzoat [Rewcastle und
Denny, Synth. Comm., Bd. 17 (1987), S. 309) (10 g, 36,9 mmol) in
trockenem THF (200 ml) wurde mit CDI (8,97 g, 55,4 mmol) behandelt.
Das Reaktionsgemisch wurde 1 Stunde bei Raumtemperatur gerührt und
sodann langsam zu einer Suspension von NaBH4 (7,00
g) in H2O (200 ml) ohne Isolierung des Imidazolid-Zwischenprodukts
gegeben. Nach dünnschichtchromatographischer
Feststellung, dass die Umsetzung beendet war (etwa 30 Minuten) wurde
das Gemisch mit konzentrierter Salzsäure abgeschreckt und mit CH2Cl2 (200 ml) und
NaHCO3 (200 ml) ausgeschüttelt. Die organische Phase
wurde mit Na2SO4 getrocknet.
Nach Entfernung des Lösungsmittels
und Filtration des Rückstands
durch einen Pfropfen aus Kieselgel von Flash-Qualität in Petrolether/EtOAc
(4:1) erhielt man Methyl-2-[N-(2-hydroxymethyl)-phenylamino]-benzoat
(7,85 g, 83%). F. (CH2Cl2/Petrolether) 69,0–71,0°C. 1H-NMR (CDCl3) δ 1,93 (br
s, 1H, OH), 3,91 (s, 3H, COOCH3), 4,72 (s,
2H, CH2OH), 6,74 (ddd, J = 8,0, 7,0, 1,1
Hz, 1H, H-5), 7,08-7,44 (m, 6H, H-3,3,4,4',5,6'),
7,97 (dd, J = 8,0, 1,6 Hz, 1H, H-6), 9,59 (br s, 1H, NH). Anal.
(C15H14NO3) C, H, N.
-
Eine
gerührte
Lösung
des vorstehenden Alkohols (7,74 g, 30 mmol) in Aceton (200 ml) wurde
mit einer Suspension von MnO2 (10 g) 3 Tage
bei Raumtemperatur behandelt, nachdem das gesamte Ausgangsmaterial verbraucht
war (Dünnschichtchromatographie).
Das MnO2 wurde abfiltriert (Celite) und
das Aceton wurde unter vermindertem Druck entfernt. Man erhielt
Methyl-2-[N-(2-formyl)-phenylamino]-benzoat
in Form eines hellgelben Feststoffes (7,70 g, 100%). Eine aus EtOAc/Petrolether
kristallisierte Probe wies einen F. von 110,0–112,0°C auf. 1H-NMR
(CDCl3) δ 3,95
(s, 3H, COOCH3), 6,95-7,03 (m, 2H, H-4',5), 7,41-7,45 (m,
2H, H-5',6), 7,50
(br d, J = 8,5 Hz, 1H, H-3 oder H-6'), 7,61 (br d, J = 8,2 Hz, 1H, H-6 oder
H-3), 7,65 (dd, J = 7,7, 1, 7 Hz, 1H, H-3'), 8,01 (dd, J = 7,9, 1,7 Hz, 1H, H-6),
10,00 (s, 1H, CHO), 11,26 (br s, 1H, NH). Anal. (C15H13NO3) C, H, N.
-
Der
vorstehende Aldehyd (210 mg, 0,8 mmol) wurde in einen Zweihalskolben
gegeben, der sodann mit N2 gespült wurde.
Trifluoressigsäure
(10 ml) wurde zugegeben und die Lösung wurde 15 Stunden unter
N2 bei Raumtemperatur gerührt. Anschließend wurde
die Trifluoressigsäure
unter vermindertem Druck entfernt. Der Kolben, der das erhaltene
rohe Methyl-acridin-4-carboxylat enthielt, wurde mit Stickstoff
gespült.# Eine entgaste 2 M Lösung von NaOH in wässrigem
EtOH (1:1) (35 ml) wurde sodann zugegeben. Das Gemisch wurde 3 Stunden
bei 50°C
unter N2 gerührt, bis eine klare Lösung erhalten
wurde. Sodann wurde mit Eisessig neutralisiert und mit EtOAc (3 × 50 ml)
extrahiert. Durch Eindampfen der organischen Phase und Chromatographie des
Rückstands
an Kieselgel unter Elution mit EtOAc/Petrolether (1:4) erhielt man
Acridin- 4-carbonsäure (160 mg,
87%). F. (Me2CO) 196–197°C (Atwell et al., J. Med. Chem.,
Bd. 30 (1987), S. 664: F. 202–204°C).
-
#Durch Verdünnung des Rückstands an dieser Stelle mit
CH2Cl2 und sorgfältige Neutralisation
der Lösung
mit Et3N unter anschließender Entfernung des Lösungsmittels
unter vermindertem Druck und Filtration des Rückstands durch eine kurze Flash-Kieselgelsäule in EtOAc/Petrolether
(1:3) erhielt man reines Methyl-acridin-4-carboxylat in Form eines
orangefarbenen Öls. 1H-NMR (CDCl3) δ 4,12 (s,
3H, COOCH3), 7,53-7,58 (m, 2H, H-2 und H-6
oder H-7), 7,79 (ddd, J = 8,8, 6,6, 1,4 Hz, 1H, H-7 oder H-6), 8,00 (dd, J =
8,0, 1,0 Hz, 1H, H-1), 8,12-8,14 (m, 2H, H-5,8), 8,30 (dd, J = 8,7,
0,9 Hz, 1H, H-3), 8,80 (s, 1H, H-9).
-
Eine
Suspension von Acridin-4-carbonsäure
(4,00 g, 17,9 mmol) in DMF (25 ml) wurde mit CDI (3,49 g, 21,5 mmol)
behandelt und 2 Stunden bei 30°C
gerührt.
Nach Abkühlen
wurde das Gemisch mit CH2Cl2 (25 ml)
und anschließend
mit Petrolether (75 ml) verdünnt,
um die Fällung
des Produkts zu vervollständigen.
Das Produkt wurde gewonnen, mit Petrolether/CH2Cl2 (4:1) gewaschen und getrocknet. Man erhielt
das feuchtigkeitsempfindliche Imidazolid (3,81 g, 78%). Diese Verbindung
wurde auf die vorstehend beschriebene Weise mit N,N-Bis-(3-aminopropyl)methylamin
umgesetzt. Das Produkt wurde durch Chromatographie an Aluminiumoxid-90
unter Elution mit CH2Cl2/MeOH
(20:1) gereinigt. Man erhielt Bis-[(acridin-4-carboxamido)-propyl]-methylamin
(33) (83%) in Form eines Schaums. 1H-NMR
[(CD3)2SO] δ 9,06 (s,
2H, H-9), 8,65 (d, J = 7,1 Hz, 2H, H-3), 8,24 (d, J = 8,5 Hz, 2H,
ArH), 8,00 (t, J = 9,5 Hz, 4H, ArH), 7,8-7,6 (m, 4H, ArH), 7,45
(t, J = 7,5 Hz, 2H, ArH), 3,58 (q, J = 6,2 Hz, 4H, 2 × NHCH2), 2,65 (t, J = 7,0 Hz, 4H, 2 × CH2NCH3), 2,29 (s,
3H, CH3), 1,91 (quint. J = 6,9 Hz, 4H, 2 × CH2CH2CH2).
Durch Kristallisation aus MeOH/EtOAc/HCl erhielt man das Trihydrochloridsalz.
F. 168–170°C. Anal.
(C35H33N5O2·3HCl)
C, H, N, Cl.
-
Beispiel 30
-
Herstellung der Verbindung 34 von Tabelle
I nach dem Verfahren von Schema 2
-
Durch
Umsetzung von Acridin-4-carbonsäureimidazolid
mit N,N-Bis-(2-aminoethyl)-armin
auf die vorstehend angegebene Weise unter anschließender Kristallisation
des Rohprodukts aus MeOH/H2O erhielt man Bis-[2-(acridin-4-carboxamido)-ethyl]-amin
(34) (84%). 1H-NMR [(CD3)2SO] δ 11,57
(t, J = 5,0 Hz, 2H, 2 × CONH),
8,80 (s, 2H, H-9), 8,46 (d, J = 7,1 Hz, 2H, H-3), 8,08 (d, J = 8,4
Hz, 2H, ArH), 7,92 (d, J = 8,7 Hz, 2H, ArH), 7,79 (d, J = 8,1 Hz,
2H, ArH), 7,55 (t, J = 7,7 Hz, 2H, ArH), 7,41 (t, J = 7,6 Hz, 2H,
ArH), 7,27 (t, J = 7,4 Hz, 2H, ArH), 3,73 (q, J = 5,5 Hz, 4H, 2 × NHCH2), 3,11 (t, J = 5,6 Hz, 4H, CH2NHCH2). Das Trihydrochloridsalz kristallisierte
aus MeOH/EtOAc/HCl. F. 182–184°C. Anal.
(C32H27N5O2·3HCl)
C, H, N, Cl.
-
Beispiel 31
-
Herstellung der Verbindung 35 von Tabelle
I nach dem Verfahren von Schema 2
-
Durch
eine ähnliche
Umsetzung von Acridin-4-carbonsäureimidazolid
mit N,N-Bis-(3-aminopropyl)-amin auf die vorstehend angegebene Weise
erhielt man nach Reinigung des Produkts durch Chromatographie an
Aluminiumoxid-90 unter Elution mit CH2Cl2/MeOH (20:1) Bis-[3-(acridin-4-carboxamido)-propyl]-amin
(35) (80%) in Form eines Öls. 1H-NMR [(CD3)2SO] δ 11,40
(t, J = 5,4 Hz, 2H, 2 × CONH),
9,19 (s, 2H, H-9), 8,71 (d, J = 7,1 Hz, 2H, H-3), 8,32 (d, J = 8,5
Hz, 2H, ArH), 8,18-8,00 (m, 4H, ArH), 7,83-7,62 (m, 4H, ArH), 7,51
(t, J = 7,5 Hz, 2H, ArH), 3,64 (q, J = 6,0 Hz, 4H, 2 × CONHCH2) 2,86 (t, J = 6,7 Hz, 4H, CH2NHCH2) 1,92 (quint, J = 6,5 Hz, 4H, 2 × CH2CH2CH2).
Durch Kristallisation aus MeOH/EtOAc/HCl erhielt man das Trihydrochloridsalz.
F. 171–173°C. Anal.
(C34H31N5O2·2HCl·2H2O) C, H, N, Cl.
-
Beispiel 32
-
Herstellung der Verbindung 36 von Tabelle
I nach dem Verfahren von Schema 2
-
Durch
eine ähnliche
Umsetzung von Acridin-4-carbonsäureimidazolid
mit 1,4-Bis-(3-aminopropyl)-piperazin auf die vorstehend angegebene
Weise und Kristallisation des Rohprodukts aus CH2Cl2/EtOAc/iPr2O erhielt
man N1,N4-Bis-[(acridin-4-carboxamido)-propyl]-piperazin
(36) (91%). 1H-NMR [(CD3)2SO] δ 11,39
(t, J = 5,2 Hz, 2H, 2 × CONH),
9,33 (s, 2H, H-9), 8,73 (d, J = 7,0 Hz, 2H, H-3), 8,38 (d, J = 8,5
Hz, 2H, ArH), 8,32-8,20 (m, 4H, ArH), 7,97 (t, J = 7,8 Hz, 2H, ArH),
7,82-7,63 (m, 4H, ArH), 3,57 (q, J = 6,0 Hz, 4H, 2 × NHCH2), 2,6-2,3 t (m, 12H, H-Piperazin, 2 × CH2CH2CH2N),
1,85 (quint, J = 6,7 Hz, 4H, CH2CH2CH2). Durch Kristallisation
aus MeOH/EtOAc/HCl erhielt man das Tetrahydrochloridsalz. F. 248–253°C. Anal. (C38H38N6O2·4HCl)
C, H, N, Cl.
-
Beispiel 33
-
Herstellung der Verbindung 18 von Tabelle
I nach dem Verfahren von Schema 2
-
Durch
Umsetzung von Methyl-2-iodbenzoat und 4-Bromanthranilsäure nach
dem Verfahren von Rewcastle und Denny, Synth. Comm., Bd. 17 (1987), S.
309, erhielt man 4-Brom-2-[(2-methoxycarbonylphenyl)-amino]benzoesäure (70%).
F. (MeOH/H2O) 218–219,5°C. 1H-NMR
[(CD3)2SO] δ 3,85 (s,
3H, COOCH3), 7,08-7,12 (m, 2H, 2 × ArH),
7,50 (d, J = 1,9 Hz, 1H, H-3), 7,57 (d, J = 3,8 Hz, 3H, 2 × ArH),
7,84 (d, J = 8,4 Hz, 1H, ArH), 7,93 (d, J = 7,7 Hz, 1H, ArH), 10,80
(s, 1H, NH), 13,33 (br s, 1H, COOH). Anal. (C15H12BrNO4) C, H, N.
-
Durch
Umsetzung des Imidazolids und durch Reduktion dieser Verbindung
auf die vorstehend angegebene Weise erhielt man rohes Methyl-2-[N-(5-brom-2'-hydroxymethyl)-phenylamino]-benzoat
(81%). 1H-NMR [(CD3)2SO] δ 3,91
(s, 3H, COOCH3), 4,68 (d, J = 4,8 Hz, 2H,
CH2), 6,79-6,84 (m, 1H, ArH), 7,17-7,21 (m,
2H, 2 × ArH),
7,25 (d, J = 8,5 Hz, 1H, ArH), 7,40-7,43 (m, 2H, ArH), 7,55 (d,
J = 1,8 Hz, 1H, H-6'),
9,66 (s, 1H, NH). Durch Oxidation dieser Verbindung auf die vorstehend
angegebene Weise erhielt man Methyl-2-[N-(5'-brom-2'-formyl)-phenylamino]-benzoat (67% über 2 Stufen).
F. (MeOH/H2O) 122–123°C. 1H-NMR [(CD3)2SO] δ 3,95 (s,
3H, CO2CH3), 7,05-7,11
(m, 2H, ArH), 7,41-7,52 (m, 2H, 2 × ArH), 7,58-7,62 (m, 2H, 2 × ArH),
8,03 (dd, J = 7,9, 1,6 Hz, 1H, ArH), 9,93 (s, 1H, CH), 11,33 (br
s, 1H, NH). Anal. (C15H12BrNO3) C, H, N.
-
Durch
Cyclisierung dieser Verbindung auf die vorstehend angegebene Weise
erhielt man rohes Methyl-6-bromacridin-4-carboxylat, das sofort
auf die vorstehend angegebene Weise zu 6-Bromacridin-4-carbonsäure hydrolysiert
wurde (100% über
2 Stufen). F. (MeOH/H2O) 283–285°C. 1H-NMR
[(CD3)2SO] δ 7,87 (dd,
J = 8,3, 7,15 Hz, 1H, H-2), 7,99 (dd, J = 9,0, 1,9 Hz, 1H, H-7),
8,23 (d, J = 9,1 Hz, 1H, H-8), 8,56 (dd, J = 8,4, 1,4 Hz, 1H, H-1),
8,70 (s, 1H, H-5), 8,73 (dd, J = 7,06, 1,4 Hz, H-4), 9,57 (s, 1H,
H-9), 16,44 (br
s, 1H, COOH). Anal. (C14H8BrNO2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(6-bromacridin-4-carboxamido)-propyl]methylamin
(18) (91%). F. (HCl-Salz) 218–221°C. 1H-NMR (CDCl3) δ 2,07 (quin,
J = 7,0 Hz, 4H, 2 × CH2CH2CH2),
2,41 (s, 3H, CH3), 2,76 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,75 (q,
J = 6,4 Hz, 4H, 2 × CH2NH), 7,42 (dd, J = 8,95, 1,8 Hz, 2H, ArH),
7,65 (m, 4H, ArH), 8,03 (dd, J = 8,4, 1,5 Hz, 2H, ArH), 8,25 (d,
J = 0,9 Hz, H-5), 8,67 (s, 2H, H-9), 8,95 (dd, J = 7,15, 1,5 Hz,
2H, ArH), 11,45 (t, J = 5,0 Hz, 2H, CONH).
-
Beispiel 34
-
Herstellung der Verbindung 14 von Tabelle
1 nach dem Verfahren von Schema 2
-
Durch
eine ähnliche
Umsetzung von 2-Amino-3-trifluormethylbenzoesäure und
Methyl-2-iodbenzoat nach dem Verfahren von Rewcastle und Denny,
Synth. Comm., Bd. 17 (1987), S. 309, erhielt man 3-Trifluormethyl-2-[(2-methoxycarbonyl)-phenylamino]-benzoesäure (51%).
F. (MeOH/H2O) 113–115°C. 1H-NMR [(CD3)2SO] δ 3,89 (s,
3H, CO2CH3), 6,35
(d, J = 8,5 Hz, 1H, ArH), 6,78 (t, J = 7,5 Hz, 1H, ArH), 7,30 (ddd,
J = 7,8, 7,8, 1,6 Hz, 1H, ArH), 7,59 (t, J = 7,8 Hz, 1H, ArH), 7,88
(dd, J = 8,0, 1,5 Hz, 1H, ArH), 8,03 (d, J = 7,4 Hz, 1H, ArH), 8,07
(d, J = 8,07 Hz, 1H, ArH), 9,49 (s, 1H, NH), 13,15 (br s, 1H, COOH).
Anal. (C16H12F3NO2) C, H, N, F.
-
Durch
Bildung des entsprechenden Imidazolids und sofortige Reduktion dieser
Verbindung auf die vorstehend angegebene Weise erhielt man rohes
Methyl-2-[N-(2-hydroxymethyl-6-trifluormethyl)-phenylamino]-benzoat
(100%) in Form eines Öls. 1H-NMR [(CD3)2SO] δ 3,94
(s, 3H, CO2CH3),
4,50 (d, J = 14,0 Hz, 1H, CH), 4,72 (d, J = 14,0 Hz, 1H, CH), 6,18
(dd, J = 8,6, 0,7 Hz, 1H, ArH), 6,72 (ddd, J = 7,7, 7,5, 1,0 Hz,
1H, ArH), 7,23 (ddd, J = 8,5, 7,1, 1,5 Hz, 1H, ArH), 7,46 (t, J
= 7,8 Hz, 1H, ArH), 7,70 (d, J = 7,1 Hz, 1H, ArH), 7,83 (d, J =
7,7 Hz, 1H, ArH), 7,98 (dd, J = 8,0, 1,6 Hz, 1H, ArH), 9,25 (s,
1H, NH).
-
Eine
Lösung
des vorstehenden rohen Esters wurde auf die vorstehend angegebene
Weise oxidiert. Man erhielt Methyl-2-[N-(6-trifluormethyl-2-formyl)-phenylamino]-benzoat
(100%). F. (MeOH/H2O) 122–123°C. 1H-NMR (CDCl3) δ 3,96 (s,
3H, CO2CH3), 6,49
(dd, J = 8,3, 0,8 Hz, 1H, ArH), 6,79 (td, J = 7,5, 1,0 Hz, 1H, ArH), 7,25
(ddd, J = 8,3, 6,5, 1,6 Hz, 1H, ArH), 7,50 (t, J = 7,8 Hz, 1H, ArH),
7,9-8,01 (m, 2H, 2 × ArH),
8,14 (dd, J = 7,8, 1,4 Hz, 1H, ArH), 9,71 (br s, 1H, CHO), 10,09
(s, 1H, NH). Anal. (C16H12F3NO3) C, H, N.
-
Durch
Cyclisierung dieser Verbindung unter anschließender Hydrolyse auf die vorstehend
angegebene Weise erhielt man 5-Trifluormethylacridin-4-carbonsäure (76%).
F. (MeOH/H2O) 287–288,5°C. 1H-NMR δ 7,89-7,98
(m, 2H, 2 × ArH),
8,55 (d, J = 7,0 Hz, 1H, ArH), 8,65 (td, J = 8,7, 1,3 Hz, 2H, 2 × ArH),
8,86 (dd, J = 6,9, 1,4 Hz, 1H, ArH), 9,74 (s, 1H, H-9), 16,13 (br
s, 1H, COOH). Anal. (C18H8F3NO4) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(5-trifluormethylacridin-4-carboxamido)-propyl]-methylamin
(14) (52%). F. (EtOAc/MeOH) 231–233°C. 1H-NMR [(CD3)2SO] δ 1,81
(quin, J = 7,1 Hz, 4H, CH2CH2CH2), 2,42 (s, 3H, NCH3),
2,44 (t, J = 7,1 Hz, 4H, CH2NH3),
3,51 (q, J = 6,8 Hz, 4H, NHCH2CH2), 7,73 (q, J = 7,4 Hz, 4H, 4 × ArH),
8,24-8,29 (m, 4H, 4 × ArH), 8,42
(d, J = 8,1 Hz, 2H, ArH), 8,78 (dd, J = 7,1, 1,5 Hz, 2H, ArH), 9,30
(s, 2H, H-9), 10,97 (t, J = 5,8 Hz, 2H, CONH). Anal. (C37H31F6N5O2·3HCl·2H2O) C, H, N.
-
Beispiel 35
-
Herstellung der Verbindung 19 von Tabelle
I nach dem Verfahren von Schema 2
-
Durch
Umsetzung von 4-Trifluormethylanthranilsäure und Methyl-2-iodbenzoat gemäß dem Verfahren von
Rewcastle und Denny, Synth. Comm., Bd. 17 (1987), S. 309, erhielt
man 4-Trifluormethyl-2-(2-methoxycarbonylphenylamino)-benzoesäure (43%).
F. (MeOH/H2O) 206–207°C. 1H-NMR
[(CD3)2SO] δ 3,87 (s,
3H, CO2CH3), 7,12
(ddd, J = 8,0, 6,1, 2,1 Hz, 1H, H-5'), 7,23 (dd, J = 8,3, 1,0 Hz, 1H, ArH),
7,55-7,62 (m, 3H, 3 × ArH),
7,95 (dd, J = 8,0, 1,3 Hz, 1H, ArH), 8,12 (d, J = 8,2 Hz, 1H, ArH).
Durch Bildung des entsprechenden Imidazolids und sofortige Reduktion
dieser Verbindung auf die vorstehend angegebene Weise erhielt man
Methyl-2-[N-(5'-trifluormethyl-2'-hydroxymethyl)-phenylamino]-benzoat
(86%). F. (Hexan) 86–87°C. 1H-NMR (CDCl3) δ 2,00 (t,
J = 5,6 Hz, 1H, OH), 3,92 (s, 3H, CO2CH3), 4,78 (d, J = 5,3 Hz, 2H, CH2),
6,84 (td, J = 7,6, 1,1 Hz, 1H, ArH), 7,15 (dd, J = 8,6, 0,8 Hz,
1H, ArH), 7,31-7,39 (m, 2H, 2 × ArH),
7,52 (d, J = 7,7 Hz, 1H, ArH), 7,70 (s, 1H, H-6'), 8,76 (dd, J = 8,0, 1,6 Hz, 1H, ArH),
9,72 (s, 1H, NH).
-
Durch
Oxidation dieser Verbindung auf die vorstehend angegebene Weise
erhielt man Methyl-2-[N-(5'-trifluormethyl-2'-formyl)-phenylamino]benzoat
(85%). F. (MeOH/H2O) 79,5–80,5°C. 1H-NMR [(CD3)2SO] δ 3,86
(s, 3H, CO2CH3),
7,20 (ddd, J = 8,0, 6,2, 2,0 Hz, 1H, ArH), 7,34 (dd, J = 7,5, 0,8
Hz, 1H, ArH), 7,60-7,66 (m, 3H, 3 × ArH), 7,98 (dd, J = 8,0,
1,4 Hz, 1H, ArH), 8,09 (d, J = 8,0 Hz, 1H, ArH), 10,09 (s, 1H, NH), 11,16
(s, 1H, CHO).
-
Durch
Cyclisierung dieser Verbindung unter anschließender sofortiger Hydrolyse
des rohen Methyl-o-trifluormethylacridin-4-carboxylats erhielt man
6-Trifluormethylacridin-4-carbonsäure (81%). F. (MeOH/H2O) 244–246°C. 1H-NMR [(CD3)2SO] δ 7,93
(t, J = 7,9 Hz, 1H, H-3), 7,98 (dd, J = 8,9, 1,5 Hz, 1H, ArH), 8,56
(d, J = 8,8 Hz, 1H, ArH), 8,60 (d, J = 8,5 Hz, 1H, ArH), 8,79 (dd,
J = 7,0, 1,1 Hz, 1H, ArH), 8,86 (s, 1H, H-5), 9,66 (s, 1H, H-9).
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(6-trifluormethylacridin-4-carboxamido)-propyl]-methylamin
(19) (60%). F. (Hexan) 169–171°C. 1H-NMR [(CD3)2SO] δ 1,89 (quin,
J = 6,6 Hz, 4H, CH2CH2CH2), 2,28 (s, 3H, NCH3),
2,66 (t, J = 6,8 Hz, 4H, CH2CH3), 3,56
(q, J = 6,1 Hz, 4H, NHCH2CH2), 7,60
(dd, J = 8,8, 1,5 Hz, 2H, H-7), 7,68 (dd, J = 8,3, 7,2 Hz, 2H, H-2), 8,14
(d, J = 8,8 Hz, 2H, H-8), 8,23 (dd, J = 8,4, 1,4 Hz, 2H, ArH), 8,38
(s, 2H, H-5), 8,55 (dd, J = 7,2, 1,5 Hz, 2H, ArH), 9,13 (s, 2H,
H-9), 10,78 (t, J = 5,5 Hz, 2H, CONH). Anal. (C37H31F6N5O2·0,5H2O) C, H, N.
-
Beispiel 36
-
Herstellung der Verbindung 32 von Tabelle
2 nach dem Verfahren von Schema 2
-
Durch
Umsetzung von 2-Amino-3,5-dimethylbenzoesäure und Methyliodbenzoat gemäß Rewcastle und
Denny, Synth. Comm., Bd. 17 (1987), S. 309, und Reinigung des Produkts
an Kieselgel unter Elution mit EtOAc/Petrolether (1:4) erhielt man
3,5-Dimethyl-2-[(2-methoxycarbonyl)phenylaminobenzoesäure (73%).
F. (EtOAc/Petrolether) 210–211,5°C. 1H-NMR
(CDCl3) δ 2,07
(s, 3H, CH3), 2,40 (s, 3H, CH3),
3,97 (s, 3H, COOCH3) 6,40 (dd, J = 8,3,
0,9 Hz, 1H, H-6'),
6,90-6,94 (m, 1H, H-4'),
7,28-7,32 (m, 2H, H-5' und
H-4 oder H-6), 8,00 (d, J = 1,8 Hz, 1H, H-6 oder H-4), 8,03 (dd,
J = 8,0, 1,6 Hz, 1H, H-3'),
9,45 (br s, 1H, NH).
-
Durch
Reduktion dieser Verbindung auf die vorstehend angegebene Weise
erhielt man über
das Imidazolid Methyl-2-[N-(4,6-dimethyl-2-hydroxymethyl)-phenylamino]-benzoat
(86%). F. (EtOAc/Petrolether) 105–106°C. 1H-NMR
(CDCl3) δ 1,83
(br s, 1H, OH), 2,13 (s, 3H, CH3), 2,36
(s, 3H, CH3), 3,92 (s, 3H, COOCH3), 4,51 (d, J = 12,8 Hz, 1H, CH2OH),
4,63 (d, J = 12,8 Hz, 1H, CH2OH), 6,22 (d,
J = 8,3 Hz, 1H, H-3), 6,65 (br t, J = 7,6 Hz, 1H, H-5), 7,07 (br
s, 1H, H-3' oder
H-5'), 7,16 (br
s, 1H, H-5' oder
H-3'), 7,16-7,22 (m,
1H, H-4), 7,95 (dd, J = 8,0, 1,4 Hz, 1H, H-6), 9,01 (br s, 1H, NH).
-
Durch
Oxidation dieser Verbindung auf die vorstehend angegebene Weise
erhielt man Methyl-2-[N-(4,6-dimethyl-2-formyl)-phenylamino]benzoat
(95%). F. (EtOAc/Petrolether) 103–104°C. 1H-NMR (CDCl3) δ 2,19
(s, 3H, CH3), 2,40 (s, 3H, CH3),
3,95 (s, 3H, COOCH3), 6,31 (dd, J = 8,3,
0,8 Hz, 1H, H-3), 6,69-6,73 (m, 1H, H-5), 7,20-7,24 (m, 1H, H-4),
7,37 (d, J = 1,6 Hz, 1H, H-3' oder
H-5'), 7,60 (d,
J = 1,7 Hz, 1H, H-5' oder
H-3'), 7,97 (dd, J =
8,0, 1,6 Hz, 1H, H-6), 9,42 (br s, 1H, NH), 10,14 (s, 1H, CHO).
-
Durch
Cyclisierung dieser Verbindung auf die vorstehend angegebene Weise
erhielt man rohes Methyl-5,7-dimethylacridin-4-carboxylat (99%). 1H-NMR (CDCl3) δ 2,53 (s,
3H, CH3), 2,88 (s, 3H, CH3),
4,12 (s, 3H, COOCH3), 7,49 (br s, 1H, H-6
oder H-8), 7,52 (dd, J = 8,5, 7,0 Hz, 1H, H-2), 7,57 (br s, 1H, H-8 oder H-6), 8,03
(dd, J = 6,8, 1,4 Hz, 1H, H-1 oder H-3), 8,05 (dd, J = 8,5, 1,4
Hz, 1H, H-3 oder H-1), 8,61 (s, 1H, H-9). Durch Hydrolyse dieser
Verbindung auf die vorstehend angegebene Weise erhielt man 5,7-Dimethylacridin-4-carbonsäure (73%).
F. (MeOH/TEA/AcOH) 312–315°C. 1H-NMR [(CD3)2SO/NaOD] δ 2,49
[s, teilweise verdeckt durch DMSO, 3H, CH3),
7,39-7,45 (m, 2H, H-1 und H-2), 7,49 (br s, 1H, H-6 oder H-8), 7,67
(br s, 1H, H-8 oder H-6), 7,85 (dd, J = 7,7, 2,1 Hz, 1H, H-3) und
8,76 (s, 1H, H-9). Anal. (C16H13NO2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[(5,7-dimethylacridin-4-carboxamido)propyl]-methylamin
(32) in Form eines orangefarbenen Öls (56%). 1H-NMR
(CDCl3) δ 1,94-2,05
(m, 4H, 2 × CH2CH2CH2),
2,31 (s, 3H, NCH3), 2,45 (s, 6H, 2 × CH3), 2,58 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 2,70 (s,
6H, 2 × CH3), 3,68 (dd, J = 7,2, 5,7 Hz, 4H, 2 × CHNH),
7,32 (br s, 2H, H-6 oder H-8) 7,41 (br s, 2H, H-8 oder H-6), 7,57
(dd, J = 8,3, 7,2 Hz, 2H, H-2), 7,96 (dd, J = 8,4, 1,4 Hz, 2H, H-1), 8,49
(s, 2H, H-9), 8,89 (dd, J = 7,2, 1,5 Hz, 2H, H-3) und 11,75 (br
t, J = 5,3 Hz, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C39H42N5O2 612,3339
(MH+), gef. 612,3330. Anal. (C39H41N5O20,5H2O) C, H, N.
-
Beispiel 37
-
Herstellung der Verbindung 20 von Tabelle
I
-
Das
Bis-(6-fluor)-trihydrochlorid (16) (0,52 g, 0,7 mmol) wurde mit
40%igem wässrige
Dimethylamin (10 ml) in MeOH (10 ml) in einer Bombe 1 Woche auf
100°C erwärmt. Lösungsmittel
und überschüssiges Reagenz
wurden unter vermindertem Druck abgedampft. Nach Zugabe von Ammoniak
wurde das Gemisch mit CH2Cl2 extrahiert.
Durch Eindampfen und Chromatographie des Rückstands an Aluminiumoxid unter
Elution mit einem Gradienten von MeOH in CH2Cl2 erhielt man Bis-[(6-(dimethylamino)-acridin-4-carboxamido)propyl]-methylamin
(20) (84%). F. (HCl-Salz aus MeOH/EtOAc) 100°C (Zers.). 1H-NMR
(freie Base in CDCl3) δ 2,03 (quin, J = 7,0 Hz, 4H,
2 × CH2CH2CH2),
2,37 (s, 3H, NCH3), 2,82 (t, J = 7,6 Hz,
4H, 2 × CH2NCH3), 2,85 (s,
12H, 2 × N(CH3)2), 3,73 (q, J
= 6,1 Hz, 4H, 2 × CH2NH), 6,54 (d, J = 2,2 Hz, 2H, H-5), 6,67
(dd, J = 9,2, 2,4 Hz, 2H, H-7), 7,31 (d, J = 9,2 Hz, 2H, H-8), 7,40
(t, J = 7,6 Hz, 2H, H-2), 7,86 (dd, J = 8,2, 1,6 Hz, 2H, H-1), 8,21
(s, 2H, H-9), 8,81 (dd, J = 7,2, 1,6 Hz, 2H, H-3), 12,15 (t, J =
5,0 Hz, 2H, 2 × CONH).
-
Beispiel 38
-
Herstellung der Verbindung 38 von Tabelle
I
-
Eine
Suspension von Phenazin-1-carbonsäure (Rewcastle und Denny, Synth.
Comm., Bd. 17 (1987), S. 1171) (1,30 g, 5,8 mmol) in DMF (8 ml)
wurde mit 1,1'-Carbonyldiimidazol
(1,13 g, 7,0 mmol) behandelt. Das Gemisch wurde 30 Minuten bei 45°C gerührt. Nach
Abkühlen
wurde das Gemisch mit CH2Cl2/Petrolether
(1:1) verdünnt,
um die Fällung
des rohen Imidazolids zu vervollständigen. Das Produkt wurde gewonnen,
mit Petrolether gewaschen und getrocknet. Das rohe Imidazolid (1,33
g, 4,85 mmol) wurde zu einer eiskalten Lösung von N,N-Bis-(3-aminopropyl)methylamin
(0,35 g, 2,41 mmol) in THF (15 ml) gegeben. Das Gemisch wurde 4 Stunden
bei 20°C
gerührt.
Flüchtige
Bestandteile wurden unter vermindertem Druck entfernt. Der Rückstand wurde
mit CH2Cl2 und wässrigem
Na2CO3 ausgeschüttelt. Die
organische Phase wurde mit Wasser gewaschen, getrocknet und eingedampft.
Der Rückstand
wurde an Aluminiumoxid-90 chromatographiert. Durch Elution mit CH2Cl2/MeOH (20:1)
und anschließende
Kristallisation aus EtOAc/iPr2O erhielt
man Bis-[(phenazin-1-carboxamido)-propyl]-methylamin
(38). (1,02 g, 63% bezogen auf die Säure). F. 153–154°C. 1H-NMR [(CD3)2SO] δ 1,87
(quin, J = 6,5 Hz, 4H, 2 × CH2CH2CH2),
2,27 (s, 3H, CH3), 2,62 (t, J = 6,7 Hz,
4H, 2 × CH2NCH3), 3,53 (q,
J = 5,7 Hz, 4H, 2 × CH2NH), 7,5-7,8 (m, 4H, ArH), 7,8-8,1 (m, 6H,
ArH), 8,16 (d, J = 8,6 Hz, 2H, ArH), 8,47 (d, J = 6,9 Hz, 2H, ArH),
10,14 (t, J = 5,0 Hz, 2H, 2 × NH).
Durch Behandlung mit MeOH/EtOAc/HCl (1 Äquivalent) erhielt man das
Monohydrochloridsalz. F. (MeOH/EtOAc) 233–235°C. Anal. (C33H31N7O2·HCl, 0,5H2O) C, H, N, Cl.
-
Beispiel 39
-
Herstellung der Verbindung 39 von Tabelle
I
-
Durch
Aktivierung und Kupplung von Phenazin-2-carbonsäure auf die vorstehend angegebene
Weise erhielt man Bis-[(phenazin-2-carboxamido)propyl]-methylamin
(39) in Form eines gelben Feststoffes (88%). F. 196–197,5°C. 1H-NMR (CDCl3) δ 1,90-1,96
(m, 4H, 2 × CH2CH2CH2),
2,34 (s, 3H, NCH3), 2,64 (t, J = 6,2 Hz, 4H,
2 × CH2NCH3), 3,71 (q,
J = 6,0 Hz, 2H, 2 × CH2NH), 7,66 (ddd, J = 8,6, 6,6, 1,5 Hz, 2H,
H-7 oder H-8), 7,72 (ddd, J = 8,7, 6,6, 1,5 Hz, 2H, H-8 oder H-7),
7,99 (dd, J = 8,7, 1,3 Hz, 2H, H-6 oder H-9), 8,12 (dd, J = 8,4,
1,3 Hz, 2H, H-9 oder H-6), 8,16, (m, 4H, H-4 und NH), 8,21 (dd,
J = 9,1, 1,9 Hz, 2H, H-3) und 8,44 (d, J = 1,6 Hz, 2H, H-1). Anal. (C33H31N7O2) C, H, N. HRMS (FAB+)
M/z ber. für
C33H32N7O2 558,2617 (MH+),
gef. 558,2599.
-
Beispiel 40
-
Herstellung der Verbindung 40 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 6-Methylphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(6-methylphenazin-1-carboxamido)-propyl]-methylamin
(40) (47%). F. (HCl-Salz) 228–230°C (MeOH/EtOAc). 1H-NMR (CDCl3) δ 2,06 (quin,
J = 6,9 Hz, 4H, 2 × CH2CH2CH2),
2,39 (s, 3H, N CH3), 2,79 (s, 6H, 2 × ArCH3), 2,81 (t, J = 7,0 Hz, 4H, 2 × CH2NCH3), 3,75 (q,
J = 6,1 Hz, 4H, 2 × CH2NH), 7,42 (t, J = 7,8 Hz, 2H, H-8), 7,61
(d, J = 8,8 Hz, 2H, 2 × ArH),
7,87 (dd, J = 8,5, 7,1 Hz, 4H, H-3, 2 × ArH), 8,27 (dd, J = 8,7,
1,5 Hz, 2H, H-4), 8,88 (dd, J = 7,0, 1,5 Hz, 2H, H-2), 10,93 (br
s, 2H, 2 × CONH).
-
Beispiel 41
-
Herstellung der Verbindung 41 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 6-Chlorphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(6-chlorphenazin-1-carboxamido)-propyl]-methylamin
(41) (56%). F. (CH2Cl2/MeOH)
198–200°C. 1H-NMR (CDCl3) δ 2,01-2,06
(m, 4H, 2 × CH2CH2CH2),
2,37 (s, 3H, NCH3), 2,73 (t, J = 7,2 Hz,
4H, 2 × CH2NCH3), 3,72 (q,
J = 6,2 Hz, 2H, 2 × CH2NH), 7,62 (dd, J = 8,7, 7,2 Hz, 2H, H-8),
7,74 (dd, J = 7,2, 1,2 Hz, 2H, H-7 oder H-9), 7,91 (dd, J = 8,8,
1,2 Hz, 2H, H-9 oder H-7), 7,93 (dd, J = 8,7, 7,1 Hz, 2H, H-3),
8,39 (dd, J = 8,7, 1,6 Hz, 2H, H-4), 8,88 (dd, J = 7,1, 1,6 Hz,
2H, H-2), 10,59 (br t, J = 5,1 Hz, 2H, 2 × CONH); HRMS (FAB+)
m/z ber. für
C33H29Cl2N7O4 626,1838
(MH+), gef. 618,1840. Anal. (C33H29Cl2N7O2) C, H, N, Cl).
-
Beispiel 42
-
Herstellung der Verbindung 42 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 7-Methylphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(7-methylphenazin-1-carboxamido)-propyl]-methylamin
(42) (63%). F. (HCl-Salz) 213–215°C (MeOH/EtOAc). 1H-NMR (CDCl3) δ 2,06 (quin,
J = 6,9 Hz, 4H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,44 (s, 6H, 2 × ArCH3), 2,79 (t, J = 7,4 Hz, 4H, 2 × CH2NCH3), 3,75 (q,
J = 6,2 Hz, 4H, 2 × CH2NH), 7,40 (dd, J = 8,9, 1,6 Hz, 2H, H-8),
7,62 (br s, 2H, H-6), 7,77 (d, J = 8,9 Hz, 2H, H-9), 7,86 (dd, J
= 8,5, 7,1 Hz, 2H, H-3), 8,22 (dd, J = 8,6, 1,5 Hz, 2H, H-4), 8,86
(dd, J = 7,2, 1,5 Hz, 2H, H-2), 10,85 (t, J = 4,9 Hz, 2H, 2 × CONH).
Anal. (C35H35N7O2·HCl) C,
H, N, Cl.
-
Beispiel 43
-
Herstellung der Verbindung 43 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 7-Methoxyphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(7-methoxyphenazin-1-carboxamido)-propyl]-methylamin
(43) (60%). F. (HCl-Salz) 225–229°C (MeOH/EtOAc). 1H-NMR (CDCl3) δ 2,03 (quin,
J = 6,9 Hz, 4H, 2 × CH2CH2CH2),
2,37 (s, 3H, NCH3), 2,74 (t, J = 7,2 Hz,
4H, 2 × CH2NCH3), 3,73 (q,
J = 6,3 Hz, 4H, 2 × CH2NH), 3,93 (s, 6H, 2 × ArOCH3),
7,10 (d, J = 2,7 Hz, 2H, H-6), 7,28 (dd, J = 9,1, 3,1 Hz, 2H, 2 × ArH),
7,78 (d, J = 9,5 Hz, 2H, H-9), 7,83 (dd, J = 8,7, 1,5 Hz, 2H, H-8),
8,17 (dd, J = 8,6, 1,5 Hz, 2H, 2 × ArH), 8,81 (J = 7,2, 1,5
Hz, 2H, H-2), 10,77 (t, J = 4,6 Hz, 2H, 2 × CONH). Anal. (C35H35N7O4·2HCl·3H2O) C, H, N.
-
Beispiel 44
-
Herstellung der Verbindung 44 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 7-Chlorphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(7-chlorphenazin-1-carboxamido)-propyl]-methylamin
(44) (71%). F. (CH2Cl2/MeOH)
173–175°C. 1H-NMR (CDCl3) δ 1,99-2,06
(m, 4H, CH2CH2CH2), 2,37 (s, 3H, NCH3),
2,73 (t, J = 7,2 Hz, 4H, CH2NCH3),
3,73 (q, J = 6,5, 5,8 Hz, 2H, CH2NH), 7,54
(dd, J = 9,3, 2,4 Hz, 2H, H-8), 7,84 (d, J = 9,3 Hz, 2H, H-9), 7,90
(d, J = 2,5 Hz, 2H, H-6), 7,92 (dd, J = 8,7, 7,1 Hz, 2H, H-3), 8,20
(dd, J = 8,7, 1,6 Hz, 2H, H-4), 8,88 (dd, J = 7,1, 1,5 Hz, 2H, H-2),
10,54 (br t, J = 5,1 Hz, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C33H29Cl2N7O4 626,1838 (MH+),
gef. 618,1844. Anal. (C33H29Cl2N7O2)
C, H, N, Cl.
-
Beispiel 45
-
Herstellung der Verbindung 45 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle und Denny, Synth.
Comm., Bd. 17 (1987), S. 1171) 8-Methylphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(8-methylphenazin-1-carboxamido)-propyl]-methylamin
(45) (76%). F. (HCl-Salz) 215°C
(Zers.) (MeOH/EtOAc). 1H-NMR (CDCl3) δ 2,16
(quin, J = 6,6 Hz, 4H, 2 × CH2CH2CH2),
2,52 (s, 9H, NCH3, 2 × ArCH3),
2,93 (m, 4H, 2 × CH2NCH3), 3,76 (q,
J = 6,3 Hz, 4H, 2 × CH2NH), 7,41 (d, J = 8,6 Hz, 2H, H-6), 7,77
(br s, 2H, H-9), 7,86 (dd, J = 8,5, 7,1 Hz, 4H, H-3,7), 8,26 (dd,
J = 8,6, 1,5 Hz, 2H, H-4), 8,87 (dd, J = 7,7, 1,5 Hz, 2H, H-2),
11,00 (br s, 2H, 2 × CONH).
-
Beispiel 46
-
Herstellung der Verbindung 46 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle und Denny, Synth.
Comm., Bd. 17 (1987), S. 1171) 8-Methoxyphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(8-methoxyphenazin-1-carboxamido)-propyl]-methylamin
(46) (99%). F. 182–186°C (Zers.)
(MeOH/EtOAc). 1H-NMR (CDCl3) δ 1,92 (m,
4H, 2 × CH2), 2,30 (s, 3H, NCH3),
2,71 (m, 4H, 2 × CH2), 3,60 (q, J = 6,1 Hz, 4H, 2 × CH2NH), 3,85 (s, 6H, 2 × ArOCH3),
7,06 (s, 2H, H-9), 7,19 (dd, J = 9,4, 2,4 Hz, 2H, H-7), 7,69 (d,
J = 9,4 Hz, 2H, H-6), 7,80 (dd, J = 8,6, 7,2 Hz, 2H, H-3), 8,11
(dd, J = 8,5, 1,4 Hz, 2H, H-4), 8,48 (J = 7,1, 1,5 Hz, 2H, H-2),
10,39 (t, J = 5,4 Hz, 2H, 2 × CONH).
Anal. (C35H35N7O4) C, H, N.
-
Beispiel 47
-
Herstellung der Verbindung 47 von Tabelle
2
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 9-Methylphenazin-1-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[(9-methylphenazin-1-carboxamido)-propyl]-methylamin
(47) (82%). F. (HCl-Salz) 262–264°C (MeOH/EtOAc). 1H-NMR (CDCl3) δ 1,99 (quin,
J = 7,3 Hz, 4H, 2 × CH2CH2CH2),
2,32 (s, 3H, NCH3), 2,60 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 2,79 (s,
6H, 2 × ArCH3), 3,75 (q, J = 6,7 Hz, 4H, 2 × CH2NH), 7,56 (d, J = 6,73 Hz, 2H, H-8), 7,65 (dd,
J = 8,7, 7,2 Hz, 2H, H-7), 7,89 (dd, J = 8,7, 7,2 Hz, 2H, H-3),
7,97 (d, J = 8,6 Hz, 2H, H-6), 8,27 (dd, J = 8,7, 1,5 Hz, 2H, H-4),
8,93 (dd, J = 7,2, 1,5 Hz, 2H, H-2), 10,94 (br s, 2H, 2 × CONH).
Anal. (C35H35N7O2HCl) C, H, N,
Cl.
-
Beispiel 48
-
Herstellung der Verbindung 48 von Tabelle
2
-
Durch
Aktivierung und Kupplung von 9-Methylphenazin-1-carbonsäure auf
die vorstehend angegebene Weise und durch anschließende Kupplung
mit 1,4-Bis-(aminopropyl)-piperazin erhielt man ein Rohprodukt, das
in MeOH/AcOH gelöst,
mit Aktivkohle/Celite behandelt und filtriert wurde. Anschließend wurde
das Produkt mit Et3N alkalisch gemacht.
Man erhielt Bis-[(9-methylphenazin-1-carboxamido)-propyl]-1,4-piperazin (48)
(45%) in Form der freien Base. F. (MeOH) 252–253°C. 1H-NMR
(Hydrochloridsalz in D2O) δ 2,07 (quin,
J = 7,5 Hz, 4H, 2 × CH2CH2CH2),
2,89 (s, 6H, 2 × CH3), 3,10 (t, J = 7,0 Hz, 6H, 3 × CH2), 3,29 (br s, 6H, 3 × CH2), 3,64
(t, J = 6,7 Hz, 6H, 3 × CH2), 7,92-7,98 (m, 4H, 4 × ArH), 8,11 (dd, J = 9,6,
7,2 Hz, 2H, 2 × ArH),
8,15 (d, J = 8,4 Hz, 2H, 2 × ArH),
8,45 (dd, J = 8,7, 1,3 Hz, 2H, 2 × ArH), 8,69 (dd, J = 7,1,
1,3 Hz, 2H, H-2). Anal. (C38H40N8O2·0,5H2O) C, H, N.
-
Beispiel 49
-
Herstellung der Verbindung 49 von Tabelle
I
-
Durch
Aktivierung und Kupplung von 9-Methylphenazin-1-carbonsäure auf
die vorstehend beschriebene Weise und anschließende Kupplung mit Ethylentriamin
erhielt man ein Rohprodukt, das in MeOH/AcOH gelöst, mit Aktivkohle/Celite behandelt
und filtriert wurde. Anschließend
wurde das Produkt mit Et3N alkalisch gemacht.
Man erhielt Bis-[(9-methylphenazin-1-carboxamido)-ethyl]-1,4-ethylendiamin
(49) (33%) F. (HCl-Salz aus MeOH/EtOAc) 281°C (Zers.). 1H-NMR
(Hydrochloridsalz in D2O) δ 2,89 (s,
6H, 2 × CH3), 3,38 (m, 8H, 4 × CH2),
3,90 (q, J = 6,9 Hz, 4H, 2 × CH2), 7,90 (m, 4H, 4 × ArH), 8,07 (dd, J = 8,6,
7,2 Hz, 2H, H-3), 8,13 (d, J = 8,2 Hz, 2H, 2 × ArH), 8,44 (dd, J = 8,7,
1,4 Hz, 2H, 2 × ArH),
8,71 (dd, J = 7,1, 1,4 Hz, 2H, H-2). Anal. HRMS (FAB+)
m/z ber. für
C34H34N8O2 586,61, gef. 587,29.
-
Beispiel 50
-
Herstellung der Verbindung 50 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 9-Methoxyphenazin-1-carbonsäure auf
die vorstehend beschriebene Weise erhielt man Bis-[(9-methoxyphenazin-1-carboxamido)-propyl]-methylamin
(50) (86%). F. (CH2Cl2/MeOH)
220–222°C. 1H-NMR (CDCl3) δ 1,99-2,05
(m, 4H, 2 × CH2CH2CH2),
2,39 (s, 3H, NCH3), 2,73 (t, J = 7,6 Hz,
4H, 2 × CH2NCH3), 3,66 (q,
J = 6,0 Hz, 2H, 2 × CH2NH), 3,90 (s, 6H, OCH3),
6,60 (dd, J = 6,7, 1,9 Hz, 2H, H-6 oder H-8), 7,32-7,38 (m, 4H,
H-7 und H-8 oder H-6), 7,84 (dd, J = 8,7, 7,2 Hz, 2H, H-3), 8,11
(dd, J = 8,7, 1,5 Hz, 2H, H-4), 8,83 (dd, J = 7,1, 1,5 Hz, 2H, H-2),
11,12 (br t, J = 4,7 Hz, 2H, NH); HRMS (FAB+)
m/z ber. für
C35H35N7O4 618,2829 (MH+),
gef. 618,2847. Anal. (C35H35N7O4) C, H, N.
-
Beispiel 51
-
Herstellung der Verbindung 51 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Atwell et al., Europäische Patentanmeldung
EP 172 744 , Februar 1986;
Chem. Abstr., Bd. 105 (1986), S. 97469p) 9-Phenoxyphenazin-1-carbonsäure auf
die vorstehend beschriebene Weise erhielt man Bis-[(9-phenoxyphenazin-1-carboxamido)propyl]-methylamin
(51) in Form eines orangefarbenen Öls (51%).
1H-NMR
(CDCl
3) δ 1,69-1,73
(m, 4H, 2 × CH
2CH
2CH
2),
1,97 (s, 3H, NCH
3), 2,31 (t, J = 7,3 Hz,
4H, 2 × CH
2NCH
3), 3,43 (q,
J = 6,4 Hz, 2H, 2 × CH
2NH), 7,11-7,14 (m, 6H, H-2', H-6' und H-6 oder H-8),
7,18 (t, J = 7,5 Hz, 2H, H-4'),
7,39 (t, J = 7,5 Hz, 4H, H-3' und
H-5'), 7,69 (dd,
J = 8,7, 7,6 Hz, 2H, H-7), 7,89 (dd, J = 8,7, 1,0 Hz, 2H, H-3, H-8
oder H-6), 8,26 (dd, J = 8,7, 1,5 Hz, 2H, H-4), 8,90 (dd, J = 7,1,
1,5 Hz, 2H, H-2) und 10,98 (br t, J = 5,2 Hz, 2H, 2 × CONH);
HRMS (FAB
+) m/z ber. für C
45H
40N
7O
4 742,3142
(MH
+), gef. 742,3147.
-
Beispiel 52
-
Herstellung der Verbindung 52 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., Synth.
Comm., Bd. 17 (1987), S. 1171) 9-Fluorphenazin-1-carbonsäure auf
die vorstehend beschriebene Weise erhielt man Bis-[(9-fluorphenazin-1-carboxamido)-propyl]-methylamin
(52) (87%). F. (CH2Cl2/MeOH)
186–187°C. 1H-NMR (CDCl3) δ 2,00-2,04
(m, 4H, CH2CH2CH2), 2,36 (s, 3H, NCH3),
2,72 (t, J = 7,4 Hz, 4H, CH2NCH3),
3,73 (q, J = 6,2 Hz, 2H, CH2NH), 7,30-7,35
(m, 2H, H-7 oder H-8), 7,54-7,60 (m, 2H, H-8 oder H-7), 7,84 (d,
J = 9,0 Hz, 2H, H-6), 7,94 (dd, J = 8,7, 7,0 Hz, 2H, H-3), 8,25
(dd, J = 8,7, 1,5 Hz, 2H, H-4), 8,95 (dd, J = 7,0, 1,5 Hz, 2H, H-2),
10,94 (br t, J = 5,0 Hz, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C33H29F2N7O4 594,2429 (MH+),
gef. 594,2403. Anal. (C33H29F2N7O2·0,5H2O) C, H, N.
-
Beispiel 53
-
Herstellung der Verbindung 53 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 9-Chlorphenazin-1-carbonsäure auf
die vorstehend beschriebene Weise erhielt man Bis-[(9-chlorphenazin-1-carboxamido)-propyl]-methylamin
(53) (86%). F. (CH2Cl2/MeOH)
169–171,5°C. 1H-NMR (CDCl3) δ 1,99-2,03
(m, 4H, 2 × CH2CH2CH2),
2,32 (s, 3H, NCH3), 2,62 (t, J = 7,4 Hz,
4H, 2 × CH2NCH3), 3,70 (q,
J = 6,2 Hz, 2H, CH2NH), 7,64 (dd, J = 8,8,
7,4 Hz, 2H, H-7), 7,80 (dd, J = 7,2, 1,0 Hz, 2H, H-6 oder H-8),
7,95 (dd, J = 8,7, 7,2 Hz, 2H, H-3), 8,01 (dd, J = 8,7, 1,0 Hz,
2H, H-8 oder H-6), 8,27 (dd, J = 8,7, 1,5 Hz, 2H, H-4), 8,99 (dd,
J = 7,2, 1,5 Hz, 2H, H-2), 10,94 (br t, J = 5,0 Hz, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C33H29Cl2N7O4 626,1838 (MH+),
gef. 618,1848. Anal. (C33H29Cl2N7O2)
C, H, N.
-
Beispiel 54
-
Herstellung der Verbindung 54 von Tabelle
I
-
Eine
Lösung
von 9-Fluorphenazin-1-carbonsäure
(Rewcastle et al., Synth. Comm., Bd. 17 (1987), S. 1171) (200 mg,
0,8 mmol) in Me2NH (40% wässrige Lösung, 20
ml) wurde in einer Bombe 3 Stunden auf 100°C erwärmt. Die erhaltene, intensiv
purpurfarbene Lösung
wurde mit Wasser verdünnt
und sodann mit AcOH neutralisiert. Anschließend wurde die wässrige Lösung mit
CHCl3 (3 × 50 ml) extrahiert, bis die
gesamte Farbe extrahiert war. Die organische Phase wurde ferner
mit Wasser (1 × 150
ml) gewaschen und sodann über
Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Der erhaltene purpurfarbene
Feststoff wurde in einer minimalen Menge an CH2Cl2 gelöst.
Petrolether wurde bis zur Kristallisation zugesetzt. Man erhielt
9-(Dimethylamino)-phenazin-1-carbonsäure in Form
von dunkel purpurfarbenen Nadeln (210 g, 95%). F. 186–187,5°C. 1H-NMR (CDCl3) δ 3,16 [s,
6H, N(CH3)2], 7,26
(dd, J = 6,8, 1,8 Hz, 1H, H-6 oder H-8), 7,81-7,88 (m, 2H, H-7 und
H-8 oder H-6), 8,01 (dd, J = 8,7, 7,0 Hz, 1H, H-3), 8,48 (dd, J
= 8,7, 1,2 Hz, 1H, H-4) und 8,91 (dd, J = 7,0, 1,3 Hz, 1H, H-2).
Anal. (C15H13N3O2) C, H, N.
-
Durch
Aktivierung und Kupplung dieser Verbindung auf die vorstehend angegebene
Weise erhielt man Bis-[((9-dimethylamino)-phenazin-1-carboxamido)-propyl]-methylamin
(54) in Form eines rot-purpurfarbenen Öls (78%). 1H-NMR
(CDCl3) δ 1,91-2,00
(m, 4H, 2 × CH2CH2CH2),
2,29 (s, 3H, NCH3), 2,57 (t, J = 7,3 Hz,
4H, CH2NCH3), 3,05
(s, 12H, 2 × N(CH3)2, 3,68 (q, J =
6,5 Hz, 2H, CH2 NH), 7,07 (dd, J t 7,2,
1,3 Hz, 2H, H-6 oder H-8), 7,65 (dd, J = 8,7, 7,3 Hz, 2H, H-7),
7,70 (dd, J = 8,7, 1,3 Hz, 2H, H-8 oder H-6), 7,90 (dd, J = 8,6,
7,1 Hz, 2H, H-3), 8,27 (dd, J = 8,6, 1,4 Hz, 211, H-4), 8,87 (dd,
J = 7,1, 1,4 Hz, 2H, H-2) und 10,99 (br t, J = 5,1 Hz, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C37H42N9O2 644,3461
(MH+), gef. 644,3485.
-
Beispiel 55
-
Herstellung der Verbindung 55 von Tabelle
I
-
Das
Bis-(5-fluor)-Analoge (11) wurde in einem Überschuss von 40%igem wässrigen
Dimethylamin/MeOH 8 Wochen in einem Druckgefäß auf 100°C erwärmt. Sodann wurden die Lösungsmittel
durch Eindampfen entfernt. Der Rückstand
wurde an Aluminiumoxid chromatographiert. Man erhielt Bis-[3-(5-(dimethylamino)-acridin-4-carboxamido)-propyl]-methylamin
(55) (60%) in Form eines Schaums. 1H-NMR
(CDCl3) δ 1,97
(quin, J = 7,3 Hz, 4H, 2 × CH2CH2CH2),
2,30 (s, 3H, NCH3), 2,59 (t, J = 7,3 Hz,
4H, CH2N(CH3)CH2), 3,01 (s, 12H, 2 × N(CH3)2), 3,68 (q, J = 6,7 Hz, 4H, 2 × CH2NH), 7,12 (dd, J = 7,2, 0,9 Hz, 2H, H-6),
7,39 (dd, J = 8,4, 7,3 Hz, 2H, H-7), 7,51 (dd, J = 8,2, 0,8 Hz,
2H, H-8), 7,62 (dd, J = 8,3, 7,2 Hz, 2H, H-2), 8,04 (dd, J = 8,4, 1,4
Hz, 2H, H-1), 8,70 (s, 2H, H-9), 8,91 (dd, J = 7,1, 1,5 Hz, 2H,
H-3), 11,94 (br s, 2H, 2 × CONH),
Anal. (C39H43N7O2·H2O) C, H.
-
Beispiel 56
-
Herstellung der Verbindung 56 von Tabelle
I
-
Das
Bis-(7-fluor)-Analoge (27) wurde in einem Überschuss von 40%igem wässrigem
Dimethylamin/MeOH 6 Wochen in einem Druckgefäß auf 100°C erwärmt. Sodann wurden die Lösungsmittel
durch Eindampfen entfernt. Der Rückstand
wurde an Aluminiumoxid chromatographiert. Man erhielt Bis-[3-(7-(dimethylamino)-acridin-4-carboxamido)-propyl]-methylamin
(56) (89%) in Form eines Schaums. 1H-NMR
(CDCl3) δ 2,08
(quin, J = 7,0 Hz, 4H, 2 × CH2CH2CH2),
2,40 (s, 3H, NCH3), 2,86 (t, J = 7,6 Hz,
4H, CH2N(CH3)CH2), 2,99 (s, 12H, 2 × N(CH3)2), 3,75 (q, J = 6,1 Hz, 4H, 2 × CH2NH), 6,30 (d, J = 2,8 Hz, 2H, H-8), 7,18
(dd, J = 9,5, 2,8 Hz, 2H, H-6), 7,44 (dd, J = 8,2, 7,2 Hz, 2H, H-2),
7,67 (d, J = 9,5 Hz, 2H, H-5), 7,82 (dd, J = 8,5, 1,4 Hz, 2H, H-1),
8,13 (s, 2H, H-9), 8,69 (dd, J = 7,1, 1,5 Hz, 2H, H-3), 11,84 (t,
J = 5,0 Hz, 2H, 2 × CONH).
Anal. (C39H43N7O2·H2O) C, H, N.
-
Beispiel 57
-
Herstellung der Verbindung 57 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Umsetzung von 2,5-Dimethylanilin und 2-Iodisophthalsäure unter
den Bedingungen von Beispiel 1 erhielt man rohe N-(2,5-Dimethylphenyl)isophthalsäure. Diese
Verbindung wurde direkt mit PPA unter Bildung von 5,8-Dimethylacridon-4-carbonsäure (insgesamt
46%) cyclisiert. F. (MeOH/H2O) 343–346°C. 1H-NMR [(CD3)2SO] δ 2,87
(s, 6H, 2 × CH3), 6,98 (d, J = 7,3 Hz, 1H, H-6), 7,33 (t,
J = 7,7 Hz, 1H, H-2), 7,51 (d, J = 7,5 Hz, 1H, H-7), 8,41 (dd, J
= 7,6, 1,6 Hz, 1H, H-1), 8,46 (dd, J = 7,9, 1,6 Hz, 1H, H-3), 12,00 (br s,
1H, NH), 13,93 (br s, 1H, COOH). Anal. (C16H13NO3) C, H, N.
-
Durch
Reduktion von 5,8-Dimethylacridon-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 5,8-Dimethylacridin-4-carbonsäure (82%). F. (MeOH/H2O) 239–241°C. 1H-NMR [(CD3)2SO] δ 2,78
(s, 3H, CH3), 2,83 (s, 3H, CH3),
7,50 (d, J = 6,7 Hz, 1H, H-6), 7,81 (d, J = 7,0 Hz, 1H, H-7), 7,88 (dd, J =
8,3, 7,2 Hz, 1H, H-2), 8,62 (dd, J = 8,4, 1,4 Hz, 1H, H-1), 8,76
(dd, J = 7,0, 1,4 Hz, 1H, H-3), 8,61 (s, 1H, H-9) 17,48 (s, 1H,
COOH). Anal. (C16H13NO2) C, H, N.
-
Durch
Aktivierung und Kupplung von 5,8-Dimethylacridin-4-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[3-(5,8-dimethylacridin-4-carboxamido)-propyl]-methylamin
(57) (79%). F. (CH2Cl2/Hexan)
119–124°C. 1H-NMR (CDCl3) δ 2,00 (quin,
J = 7,3 Hz, 4H, 2 × CH2CH2CH2),
2,31 (s, 3H, NCH3), 2,60 (t, J = 7,4 Hz,
4H, CH2N(CH3)CH2), 2,70 (s, 6H, 2 × CH3),
2,73 (s, 6H, 2 × CH3), 3,70 (q, J = 6,7 Hz, 4H, 2 × CH2 NH), 7,16 (d, J = 7,1 Hz, 2H, H-6), 7,40
(d, J = 6,8 Hz, 2H, H-7), 7,61 (dd, J = 8,1, 7,3 Hz, 2H, H-2), 8,06
(dd, J = 8,3, 1,4 Hz, 2H, H-1), 8,81 (s, 2H, H-9), 8,93 (dd, J =
7,1, 1,5 Hz, 2H, H-3), 11,81 (br s, 2H, 2 × CONH). Anal. (C39H41N5O2)
C, H, N.
-
Beispiel 58
-
Herstellung der Verbindung 58 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Umsetzung von 3-Methylanthranilsäure
und 2-Brom-4-methylbenzoesäure unter
den Bedingungen von Beispiel 1 erhielt man rohe N-(2-Methyl-6-carboxyphenyl)-4-methylanthranilsäure. Diese
Verbindung wurde auf die vorstehend angegebene Weise in PPA cyclisiert.
Man erhielt 1,5-Dimethylacridon-4-carbonsäure (insgesamt 49%). F. (MeOH)
317–318°C. 1H-NMR [(CD3)2SO] δ 2,51
(s, 3H, CH3), 2,91 (s, 3H, CH3),
7,07 (d, J = 8,1 Hz, 1H, H-2), 7,20 (t, J = 7,0 Hz, 1H, H-7), 7,51
(d, J = 7,0 Hz, 1H, H-6), 8,05 (d, J = 7,7 Hz, 1H, H-3), 8,26 (d,
J = 7,8 Hz, 1H, H-8), 12,45 (br s, 1H, CO2H).
Anal. (C16H13NO3) C, H, N.
-
Durch
Reduktion von 1,5-Dimethylacridon-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 1,5-Dimethylacridin-4-carbonsäure (98%). F. (MeOH) 267°C (Zers.). 1H-NMR [(CD3)2SO] δ 2,83
(s, 3H, CH3), 2,93 (s, 3H, CH3),
7,70 (dd, J = 8,1, 7,2 Hz, 2H, H-2,7), 7,95 (d, J = 6,7 Hz, 1H,
H-6), 8,25 (d, J = 8,4 Hz, 1H, H-8), 8,67 (d, J = 7,3 Hz, 1H, H-3),
9,63 (s, 1H, H-9), 17,55 (s, 1H, CO2H).
Anal. (C16H13NO2) C, H, N.
-
Durch
Aktivierung und Kupplung von 1,5-Dimethylacridin-4-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[3-(1,5-dimethylacridin-4-carboxamido)-propyl]-methylamin
(58) (82%). F. (CH2Cl2/Hexan)
110–116°C (Zers.). 1H-NMR (CDCl3) δ 2,01 (quin,
J = 6,9 Hz, 4H, 2 × CH2CH2CH2),
2,34 (s, 3H, NCH3), 2,64 (br t, 4H, CH2N(CH3)NCH2), 2,77 (s, 12H, 4 × CH3),
3,69 (q, J = 6,7 Hz, 4H, 2 × CH2NH), 7,36 (dd, J = 8,4, 6,9 Hz, 2H, H-7),
7,42 (dd, J = 7,2, 0,8 Hz, 2H, H-6), 7,52 (d, J = 6,8 Hz, 2H, H-8),
7,75 (d, J = 8,4 Hz, 2H, H-2), 8,80 (s, 2H, H-9), 8,8 (d, J = 8,6
Hz, 2H, H-3), 11,80 (br s, 2H, 2 × CONH). Anal. (C39H41N5O2·2H2O) C, H, N.
-
Beispiel 59
-
Herstellung der Verbindung 59 von Tabelle
I nach dem Verfahren von Schema 1
-
Durch
Umsetzung von 2-Methyl-5-chloranilin und 2-Iodisophthalsäure unter
den Bedingungen von Beispiel 1 erhielt man rohe N-(2-Methyl-5-chlorphenyl)-isophthalsäure. Diese
Verbindung wurde direkt mit PPA cyclisiert. Man erhielt 8-Chlor-5-methylacridon-4-carbonsäure (insgesamt
51%). F. (MeOH) 325–330°C. 1H-NMR [(CD3)2O] δ 2,50
(s, 3H, CH3; überlappt mit DMSO-Peak), 7,81
(d, J = 7,2 Hz, 1H, H-6), 7,38 (t, J = 7,8 Hz, 1H, H-2), 7,61 (d,
J = 7,7 Hz, 1H, H-7), 8,43-8,48 (m, 2H, H-1,3), 12,18 (br s, 1H,
NH), 14,10 (s, 1H, CO2H). Anal. (C15H10ClNO3) C, H, N.
-
Durch
Reduktion von 8-Chlor-5-methylacridon-4-carbonsäure auf die vorstehend angegebene
Weise erhielt man 8-Chlor-5-methylacridin-4-carbonsäure (84%). F. (MeOH) 259–260°C. 1H-NMR [(CD3)2SO] δ 2,81 (s,
3H, CH3), 7,86-7,95 (m, 3H, H-1,2,3), 8,74
(d, J = 8,4 Hz, 1H, H-6), 8,80 (d, J = 7,0 Hz, 1H, H-7), 9,70 (s, 1H,
H-9), 16,83 (s, 1H, CO2H). Anal. (C15H10ClNO2) C, H, N.
-
Durch
Aktivierung und Kupplung von 8-Chlor-5-methylacridin-4-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[3-(8-Chlor-5-methylacridin-4-carboxamido)-propyl]-methylamin
(59) (81%). F. (CH2Cl2/Hexan)
212–215°C. 1H-NMR (CDCl3) δ 1,98 (quin,
J = 7,3 Hz, 4H, 2 × CH2CH2CH2),
2,02 (s, 3H, NCH3), 2,60 (t, J = 7,4 Hz,
4H, CH2N (CH3)CH2), 2,67 (s, 6H, 2 × CH3),
3,70 (q, 4H, 2 × CH2NH), 7,28 (dd, J = 7,7, 0,9 Hz, 2H, H-7),
7,32 (d, J = 7,4 Hz, 2H, H-6), 7,65 (dd, J = 8,3, 7,2 Hz, 2H, H-2),
8,07 (dd, J = 8,6, 1,5 Hz, 2H, H-1), 8,96 (dd, J = 7,2, 1,5 Hz,
2H, H-3), 9,01 (s, 2H, H-9), 11,41 (t, J = 5,3 Hz, 2H, 2 × CONH).
Anal. (C37H35Cl2N2O5·0,5H2O) C, H, N, Cl.
-
Beispiel 60
-
Herstellung der Verbindung 60 von Tabelle
2 nach dem Verfahren von Schema 2
-
Ein
Gemisch aus 3-Methylanthranilsäure
(7,6 g, 50 mmol), Methyl-4-chlor-2-iodbenzoat
(19,2 g, 65 mmol), Cu und CuI (katalytisch) in 2,3-Dibutanol (20 ml)
wurde mit Benzol (30 ml) auf einem Ölbad erwärmt. Nach Abdestillieren des
Benzols wurde N-Ethylmorpholin (50 ml) zugegeben. Das Gemisch wurde
unter Rühren
18 Stunden auf 110°C
erwärmt,
sodann mit verdünnter
HCl verdünnt,
in EtOAc extrahiert und zur Entfernung von Cu-Salzen filtriert. Die organische Phase
wurde abgetrennt und in verdünntes
NH4OH extrahiert. Anschließend wurde
das Ammoniumsalz des Produkts gefällt. Dieses Produkt wurde gewonnen
und in verdünnter
HCl gerührt.
Sodann wurde das Gemisch filtriert und mit Wasser gewaschen. Man
erhielt 2-[[(5-Chlor-2-methoxycarbonyl)-phenyl]-amino]-3-methylbenzoesäure (6,6
g, 41%). F. (MeOH) 187–188,5°C. 1H-NMR [(CD3)2SO] δ 2,10
(s, 3H, CH3), 3,87 (s, 3H, OCH3),
6,12 (d, J = 2,0 Hz, 1H, H-6'),
6,79 (dd, J = 8,6, 2,0 Hz, 1H, H-4'), 7,29 (t, J = 7,6 Hz, 1H, H-5), 7,52
(d, J = 7,4 Hz, 1H, H-4),
7,74 (d, J = 7,4 Hz, 1H, H-6), 7,89 (d, J = 8,5 Hz, 1H, H-3'), 9,90 (br s, 1H,
NH). Anal. (C16H14ClNO4) C, H, N, Cl.
-
Eine
Lösung
von 2-[[(5-Chlor-2-methoxycarbonyl)-phenyl]-amino]-3-methylbenzoesäure (6,0
g, 18,8 mmol) in trockenem THF (100 ml) wurde mit CDI (6,0 g, 37,6
mmol) 18 Stunden bei 20°C
behandelt. Sodann wurde die Lösung
tropfenweise zu einer Suspension von NaBH4 (0,69
g, 5 Äquivalente)
in H2O (50 ml) gegeben. Nach beendeter Umsetzung
(30 Minuten, dünnschichtchromatographisch überwacht)
wurde das Gemisch mit verdünnter
HCl abgeschreckt und mit CH2Cl2 extrahiert.
Die filtrierte CH2Cl2-Phase
wurde getrocknet. Man erhielt ein Rohprodukt, das an Kieselgel unter
Elution mit einem Gradienten aus 1% MeOH in CH2Cl2 chromatographiert wurde. Man erhielt Methyl-4-chlor-2-[N-(2-hydroxymethyl-o-methyl)phenylamino]-benzoat (1,0
g, 17%). F. (CH2Cl2/Hexan)
114–115°C. 1H-NMR (CDCl3) δ 1,78 (br
s, 1H, OH), 2,18 (s, 3H, CH3), 3,92 (s, 3H,
CO2CH3), 4,54 (dd,
J = 12,8, 4,3 Hz, 1H, CHOH), 4,67 (dd, J = 12,8, 4,3 Hz, 1H, CHOH),
6,01 (d, J = 2,0 Hz, 1H, H-3), 6,63 (dd, J = 8,3, 2,0 Hz, 1H, H-5),
7,24-7,29 (m, 2H, 2ArH), 7,35-7,39 (m, 1H, ArH), 7,89 (d, J = 8,6
Hz, 1H, H-6), 9,22 (s, 1H, NH). Anal. (C16H16ClNO3) C, H, N.
-
Eine
Lösung
von Methyl-4-chlor-2-[N-(2-hydroxymethyl-6-methyl)phenylamino)-benzoat
(0,72 g, 2,35 mmol) in EtOAc (100 ml) wurde 7 Stunden mit MnO2 (1 g) unter Rückfluss erwärmt. Sodann wurde das Gemisch
zur Entfernung von Mn-Rückständen durch
Celite filtriert. Das Lösungsmittel
wurde abgedampft und der Rückstand
durch eine Säule
von Kieselgel in CH2Cl2 filtriert.
Man erhielt Methyl-4-chlor-2-[N-(2-formyl-6-methyl)-phenylamino]-benzoat (0,7
g, 98%). F. (MeOH/H2O) 81–82°C. 1H-NMR
(CDCl3) δ 2,23
(s, 3H, CH3), 3,95 (s, 1H, CO2CH3), 6,27 (d, J = 2,0 Hz, 1H, H-3), 6,70 (dd,
J = 8,7, 2,0 Hz, 1H, H-5), 7,37 (t, J = 7,6 Hz, 1H, H-4'), 7,58 (d, J = 7,9
Hz, 1H, H-5'), 7,81
(dd, J = 7,7, 1,3 Hz, 1H, H-3'),
7,92 (d, J = 8,6 Hz, 1H, H-6), 9,68 (br s, 1H, NH), 10,15 (s, 1H,
CHO). Analyse für
Methyl-4-chlor-2-[N-(2-formyl-o-methyl)-phenylamino]-benzoat. Anal. (C16H14ClNO3) C, H, N.
-
Eine
Lösung
von 4-Chlor-2-[N-(2-formyl-6-methyl)-phenylamino]benzoat (0,65 g,
2,1 mmol) in Trifluoressigsäure
(8 ml) wurde 4 Stunden unter Stickstoff bei 40°C gerührt. überschüssiges Reagenz wurde unter vermindertem
Druck bei 40°C
entfernt. Der Rückstand
wurde in 2 N NaOH (25 ml) und EtOH (18 ml) suspendiert und 1 Stunde
erwärmt,
bis eine klare Lösung
erhalten wurde. Das abgekühlte
Reaktionsgemisch wurde mit AcOH neutralisiert. Der erhaltene Niederschlag
wurde gewonnen, mit Wasser gewaschen und getrocknet. Man erhielt
1-Chlor-5-methylacridin-4-carbonsäure (0,56
g, 96%). F. (MeOH/H2O) 260°C (Zers.). 1H-NMR (CDCl3) δ 2,93 (s,
3H, CH3), 7,64 (dd, J = 8,4, 7,9 Hz, 1H,
H-7), 7,83-7,86 (m, 2H, H-2 & H-6
oder H-8), 8,08 (d, J = 8,6 Hz, 1H, H-8 oder H-6), 8,84 (d, J =
7,8 Hz, 1H, H-3), 9,4 (s, 1H, H-9), 17,26 (s, 1H, CO2H).
Anal. (C15H10ClNO2) C, H, N.
-
Durch
Aktivierung und Kupplung von 1-Chlor-5-methylacridin-4-carbonsäure auf
die vorstehend angegebene Weise erhielt man Bis-[3-(1-chlor-5-methylacridin-4-carboxamido)-propyl]-methylamin
(60) (84%). F. (CH2Cl2/Hexan)
156–158,5°C. 1H-NMR (CDCl3) δ 8 1,85 (quin,
J = 7,2 Hz, 4H, 2 × CH2CH2CH2),
2,32 (s, 3H, NCH3), 2,60 (t, 4H, CH2N(CH3)CH2), 2,74 (s, 6H, 2 × CH3),
3,68 (q, J = 6,7 Hz, 4H, 2 × CH2NH), 7,38 (dd, J = 8,3, 6,8 Hz, 2H, H-7),
7,52 (d, J = 6,8 Hz, 2H, H-6), 7,65 (d, L = 8,0 Hz, 2H, H-2), 7,76
(d, J = 8,5 Hz, 2H, H-8), 8,80 (d, J = 8,0 Hz, 2H, H-3), 9,04 (s,
2H, H-9), 11,50 (br s, 2H, 2 × CONH).
Analyse für
Bis-[3-(1-chlor-5-methylacridin-4-carboxamido)-propyl]-methylamin (60).
Anal. (C37H35N5O2) C, H, N, Cl.
-
Beispiel 61
-
Herstellung der Verbindung 61 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 3-Methylphenazin-1-carbonsäure erhielt
man Bis-[2-(3-methylphenazin-1-carboxamido)-propyl]-methylamin (61)
in Form eines gelben Feststoffes (84%). F. 75–78°C (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 2,03
(quin, J = 7,0 Hz, 4H, 2 × CH2CH2CH2),
2,37 (s, 3H, NCH3), 2,67 (d, J = 0,9 Hz,
6H, 2 × CH3), 2,73 (t, J = 7,2 Hz, 4H, CH2N(CH3)CH2), 3,73 (q,
J = 6,3 Hz, 2H, 2 × CH2NH), 7,62-7,70 (m, 4H, H-7 und H-8), 7,98-8,03
(m, 6H, H-6, H-9 und H-2 oder H-4), 8,73 (d, J = 2,1 Hz, 2H, H-2)
und 10,88 (br t, J = 5,2 Hz, 2H, 2 × CONH); HRMS (FAB+) m/z
ber. für
C35H36N7O2 586,2930 (MH+),
gef. 586,2931. Anal. (C35H35N7O2·H2O) C, H, N.
-
Beispiel 62
-
Herstellung der Verbindung 62 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 3-Chlorphenazin-1-carbonsäure erhielt
man Bis-[(3-chlorphenazin-1-carboxamido)-propyl]-methylamin (62)
in Form eines gelben Feststoffes (76%). F. 169–170°C (CH2Cl2/n-Hexan). 1H-NMR
(CDCl3) δ 2,02
(quin, J = 6,9 Hz, 4H, 2 × CH2CH2CH2),
2,36 (s, 3H, NCH3), 2,72 (t, J = 7,3 Hz,
4H, 2 × CH2NCH3), 3,71 (q,
J = 6,3 Hz, 2H, 2 × CH2NH), 7,69-7,76 (m, 4H, H-7 und H-8), 7,94-8,00
(m, 4H, H-6 und H-9), 8,20 (d, J = 2,5 Hz, 2H, H-4), 8,74 (d, J
= 2,5 Hz, 2H, H-2) und 10,65 (br t, J = 5,2 Hz, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C33H29 35Cl2N7O2 626,1838 (MH+), gef. 626,1824. Anal. C33H29Cl2N7O2·H2O) C, H, N.
-
Beispiel 63
-
Herstellung der Verbindung 63 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 2-Chlorphenazin-1-carbonsäure erhielt
man Bis-[3-(2-chlorphenazin-1-carboxamido)-propyl]-methylamin (63)
in Form eines gelben Feststoffes (45%). F. 206–207°C (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 1,83
(quin, J = 6,0 Hz, 4H, 2 × CH2CH2CH2),
2,17 (s, 3H, NCH3), 2,72 (t, J = 6,1 Hz,
4H, CH2N(CH3)CH2), 3,67 (q, J = 6,0 Hz, 2H, 2 × CH2NH), 7,03 (br t, J = 5,9 Hz, 2H, 2 × CONH),
7,47 (d, J = 9,4 Hz, 2H, H-3 oder H-4), 7,60-7,68 (m, 4H, H-7 und
H-8), 7,89 (d, J = 9,3 Hz, 2H, H-4 oder H-3) 7,91-7,97 (m, 4H, H-6
und H-9); HRMS (FAB+) m/z ber. für C33H29 35ClN2N7O2 626,1838
(MH+), gef. 626,1854. Anal. (C33H29Cl2N7O2) C, H, N.
-
Beispiel 64
-
Herstellung der Verbindung 64 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 8-Chlorphenazin-1-carbonsäure erhielt
man Bis-[3-(8-chlorphenazin-1-carboxamido)-propyl]-methylamin (64)
in Form eines blassgelben Feststoffes (85%). F. 210–212°C (CH2Cl2/n-Hexan). 1H-NMR
(CDCl3) δ 2,04 (quin,
J = 7,0 Hz, 4H, 2 × CH2CH2CH2),
2,39 (s, 3H, NCH3), 2,73 (t, J = 7,2 Hz,
4H, CH2N(CH3)CH2), 3,74 (q, J = 6,3 Hz, 4H, 2 × CH2NH), 7,56 (dd, J = 9,2, 2,4 Hz, 2H, H-7),
7,92 (dd, J = 8,7, 7,2 Hz, 2H, H-3), 7,98 (d, J = 9,2, 2H, H-6),
8,03 (d, J = 2,2 Hz, 2H, H-9), 8,26 (dd, J = 8,7, 1,5 Hz, 2H, H-4),
8,92 (dd, J = 7,2, 1,5 Hz, 2H, H-2) und 10,64 (br t, J = 5,2 Hz,
2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C33H30 35Cl2N7O2 626,1838 (MH+), gef. 626,1860. Anal. (C33H30Cl2N7O2) C, H, N, Cl.
-
Beispiel 65
-
Herstellung der Verbindung 65 von Tabelle
I
-
Durch
Umsetzung von 2-Brom-3-nitrobenzoesäure und 2,5-Xylidin erhielt
man 2-(2,5-Dimethylphenylamino)-3-nitrobenzoesäure (65%). F. (Benzol/Aceton)
215–217°C. 1H-NMR [(CD3)2SO] δ 2,10
(s, 3H, CH3), 2,23 (s, 3H, CH3),
6,53 (s, 1H, H-6'),
6,79 (d, J = 7,4 Hz, 1H, H-4'),
7,02 (t, J = 8,0 Hz, 1H, H-5), 7,11 (d, J = 7,7 Hz, 1H, H-3'), 8,03 (dd, J =
8,1, 1,4 Hz, 1H, H-6), 8,22 (dd, J = 7,7, 1,5 Hz, 1H, H-4), 9,84
(br s, 1H, NH), 13,8 (br s, 1H, CO2H). Anal.
(C15H14N2O4) C, H, N.
-
Durch
reduktiven Ringschluss der vorstehenden Säure mit NaOC2H5/NaBH4 erhielt man
6,9-Dimethylphenazin-1-carbonsäure
(64%). F. (MeOH) 246–247°C. 1H-NMR [(CD3)2SO] δ 2,78
(s, 3H, CH3), 2,83 (s, 3H, CH3),
7,80 (d, J = 7,0 Hz, 1H, H-7 oder H-8), 7,84 (s, d, J = 7,0 Hz,
1H, H-7 oder H-8), 8,12 (dd, J = 8,5, 7,2 Hz, 1H, H-3), 8,56 (d,
J = 8,7 Hz, 1H, H- 4),
8,66, (d, J = 7,0 Hz, 1H, H-2), 15,24 (br s, 1H, CO2H),
Anal. (C15H12N2O2) C, H, N.
-
Durch
Aktivierung und Kupplung der vorstehenden Säure erhielt man Bis-[3-(6,9-dimethylphenazin-1-carboxamido)-propyl]-methylamin
(65) in Form eines hellgelben Feststoffes (53%). F. 97–101°C (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 2,02 (m,
4H, 2 × CH2CH2CH2),
2,34 (s, 3H, NCH3), 2,60-2,68 (br m, 4H, CH2N(CH3)CH2), 2,68 (s, 6H, 2 × ArCH3),
2,78 (s, 6H, 2 × ArCH3), 3,70 (q, J = 6,6 Hz, 4H, 2 × CH2NH), 7,32-7,40 (m, 4H, H-7 und H-8), 7,86
(dd, J = 8,6, 7,2 Hz, 2H, H-3), 8,28 (dd, J = 8,7, 1,5 Hz, 2H, H-4),
8,90 (dd, J = 7,1, 1,5 Hz, 2H, H-2) und 11,00 (br s, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C37H40N7O2 614,3243 (MH+), gef. 614,3237. Anal. (C37H40N7O2·0,5H2O) C, H, N.
-
Beispiel 66
-
Herstellung der Verbindung 66 von Tabelle
I
-
Ein
Gemisch aus 5-Chlor-2-methylanilin (8,63 g, 61,0 mmol), 2-Brom-3-nitrobenzoesäure (10,0
g, 41,0 mmol), CuCl (0,5 g) und Kupferpulver (0,1 g) in Butan-2,3-diol
(25 ml) und N-Ethylmorpholin (15 ml) wurde 18 Stunden gerührt und
auf 70°C
erwärmt.
Sodann wurde das Reaktionsgemisch mit 0,5 M NH4OH
(500 ml) verdünnt
und anschließend
durch Celite filtriert. Das orangefarbene Filtrat wurde sodann langsam
zu einer gerührten
Lösung
von 2 N HCl gegeben. Der gebildete gelbe Niederschlag wurde abfiltriert,
getrocknet und umkristallisiert. Man erhielt 2-[(5-Chlor-2-methyl)-phenylamino]-3-benzoesäure in Form
eines hellgelben kristallinen Feststoffes (70%). F. 228–230°C (EtOAc/n-Hexan). 1H-NMR (CDCl3) δ 2,35 (s,
3H, CH3), 6,79 (d, J = 2,1 Hz, 1H, H-6'), 6,96-7,00 (m,
2H, H-4' und H-5'), 7,15 (d, J = 8,0
Hz, 1H, H-3'), 8,07
(dd, J = 8,1, 1,8 Hz, 1H, H-4 oder H-6), 8,24 (dd, J = 7,9, 1,7
Hz, 1H, H-6 oder H-4) und 9,51 (s, 1H, COOH). Anal. (C14H11ClN2O4)
C, H, N.
-
Eine
Lösung
von 2-[(5-Chlor-2-methyl)-phenylamino]-3-benzoesäure (3,59 g, 11,7 mmol) und
NaBH4 (2,62 g, 68,8 mmol) in 2 M NaOH wurde
8 Stunden unter Rückfluss
erwärmt.
Sodann wurde das Reaktionsgemisch abgekühlt und mit AcOH angesäuert, wodurch
rohe Phenazinsäure
ausgefällt
wurde. Dieser Feststoff wurde gewonnen und umkristallisiert. Man
erhielt 6-Chlor-9-methylphenazin-1-carbonsäure in Form von senfgelben
Nadeln (45%). F. 255–257°C (Aceton). 1H-NMR [(CD3)2SO] δ 2,86
(s, 3H, CH3), 7,90 (dd, J = 7,4, 1,1 Hz,
2H, ArH), 8,11-8,18 (m, 2H, ArH), 8,57-8,61 (m, 2H, ArH) und 14,52
(br s, 1H, COOH). Anal. (C14H9ClN2O2) C, H, N, Cl.
-
Die
vorstehende 6-Chlor-9-methylphenazin-1-carbonsäure wurde aktiviert und gekuppelt.
Man erhielt Bis-[(6-chlor-9-methylphenazin-1-carboxamido)-propyl]-methylamin (66)
in Form eines grüngelben
Feststoffes (84%). F. 200–202°C (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 1,97 (quin,
J = 7,2 Hz, 4H, 2 × CH2CH2CH2),
2,31 (s, 3H, NCH3), 2,59 (t, J = 7,1 Hz,
4H, CH2N(CH3)CH2), 2,76 (s, 6H, 2 × ArCH3),
3,69 (q, J = 6,7 Hz, 4H, 2 × CH2NH), 7,50 (dd, J = 7,6, 1,0 Hz, 2H, H-8),
7,78 (d, J = 7,5 Hz, 2H, H-7), 7,93 (dd, J = 8,7, 7,2 Hz, 2H, H-3), 8,41
(dd, J = 8,7, 1,5 Hz, 2H, H-2), 8,94 (dd, J = 7,1, 1,5 Hz, 2H, H-4),
und 10,72 (br s, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C35H34 35Cl2N7O2 654,2151 (MH+), gef. 654,2159. Anal. (C31H34Cl2N7O2·0,5H2O) C, H, N.
-
Beispiel 67
-
Herstellung der Verbindung 67 von Tabelle
I
-
Durch
Aktivierung und Kupplung der bekannten (Rewcastle et al., J. Med.
Chem., Bd. 30 (1987), S. 843) 4-Methylphenazin-1-carbonsäure erhielt
man Bis-[(4-methylphenazin-1-carboxamido)-propyl]-methylamin (67)
in Form eines kräftig
gelben Feststoffes (78%). F. 218–220°C (CH2Cl2/n-Hexan). 1H-NMR
(CDCl3) δ 2,04
(quin, J = 7,0 Hz, 2H, 2 × CH2CH2CH2),
2,38 (s, 3H, NCH3), 2,75 (t, J = 7,3 Hz,
4H, CH2N(CH3)CH2), 2,90 (s, 6H, 2 × CH3),
3,71 (q, J = 6,3 Hz, 4H, 2 × CH2NH), 7,58 (ddd, J = 8,6, 6,7, 1,3 Hz, 2H,
ArH), 7,65 (ddd, J = 8,6, 6,6, 1,4 Hz, 2H, ArH), 7,70 (dd, J = 7,2,
1,0 Hz, 2H, ArH), 7,94 (dd, J = 8,6, 0,9 Hz, 2H, ArH), 8,00 (d,
J = 8,7 Hz, 2H, ArH), 8,77 (d, J = 7,3 Hz, 2H, ArH) und 10,88 (br
s, 2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C35H36N7 O2 586,2930
(MH+), gef. 586,2922. Anal. (C35H36N7O2·2,5H2O) C, H, N.
-
Beispiel 68
-
Herstellung der Verbindung 68 von Tabelle
I
-
Durch
Aktivierung von 9-Methylphenazin-1-carbonsäure und Kupplung mit N,N'-Bis-(3-aminopropyl)-ethylendiamin
erhielt man Bis-[3-(9-methylphenazin-1-carboxamido)-propyl]-1,2-ethylendiamin
(68) in Form eines kautschukartigen Produkts, das in das Dihydrochloridsalz
(10%) umgewandelt wurde. F. (MeOH) 276°C. 1H-NMR
(D2O) δ 2,07
(quin, J = 6,7 Hz, 4H, 2 × CH2), 2,82 (s, 6H, 2 × ArCH3),
3,17 (m, 4H, 2 × CH2), 3,31 (br s, 4H, 2 × CH2),
3,65 (t, J = 6,6 Hz, 4H, 2 × CH2), 7,87 (m, 4H, 4 × ArH), 7,96-8,00 (m, 4H, 4 × ArH), 8,27-8,30
(m, 2H, 2 × ArH),
8,60 (d, J = 7,2 Hz, 2H, 2 × ArH);
HRMS (FAB); ber. für
C36H38N8O2 615,3196, gef. 615,3196.
-
Beispiel 69
-
Herstellung der Verbindung 69 von Tabelle
I
-
Durch
Aktivierung von 6,9-Dimethylphenazin-1-carbonsäure und Kupplung mit Triethylentetramin
erhielt man Bis-[2-(6,9-dimethylphenazin-1-carboxamido)-ethyl]-1,2-ethylendiamin
(69) (99%). F. (Dihydrochloridsalz aus MeOH) 299°C (Zers.). 1H-NMR
(CF3CO2D) δ 3,06 (s,
6H, 2 × CH3), 3,09 (s, 6H, 2 × CH3),
3,87 (br s, 4H, 2 × CH2), 3,91 (br s, 4H, 2 × CH2),
4,27 (br s, 4H, 2 × CH2), 8,20 (d, J = 7,3 Hz, 2H, H-7 oder H-8),
8,24 (d, J = 7,3 Hz, 2H, H-7 oder H-8), 8,43 (t, J = 8,1 Hz, 2H,
H-3), 8,96 (d, J = 8,8 Hz, 2H, H-4), 9,02 (d, J = 7,3 Hz, 2H, H-2).
Anal. (C36H40Cl2N8O2)
C, H, N.
-
Beispiel 70
-
Herstellung der Verbindung 70 von Tabelle
I
-
Durch
Aktivierung von 9-Methylphenazin-1-carbonsäure und Kupplung mit N,N'-Bis-(3-aminopropyl)-butandiamin
erhielt man Bis-[2-(9-methylphenazin-1-carboxamido)-propyl]-1,4-butandiamin
(70) (73%). F. (CH2Cl2/Hexan)
86–90,5°C. 1H-NMR (CDCl3) δ 1,53 (quin,
J = 3,2 Hz, 4H, 2 × CH2), 1,97 (quin, J = 7,0 Hz, 4H, CH2), 2,62 (t, J = 6,2 Hz, 4H, 2 × CH2), 2,79 (t, J = 7,0 Hz, 4H, 2 × CH2), 2,88 (s, 6H, 2 × CH3),
3,74 (q, J = 6,6 Hz, 4H, 2 × CH2), 7,71-7,78 (m, 4H, ArH), 7,93 (dd, J =
8,7, 7,2 Hz, 2H, H-3), 8,08 (d, J = 7,9, 0,8 Hz, 2H, ArH), 8,34
(dd, J = 8,7, 1,5 Hz, 2H, H-4), 8,96 (dd, J = 7,1, 1,5 Hz, 2H, H-2),
11,05 (t, J = 5,2 Hz, 2H, 2 × CONH). Anal.
(C38H42N8O2·1,5H2O) C, H, N.
-
Beispiel 71
-
Herstellung der Verbindung 71 von Tabelle
I
-
Durch
Aktivierung von 5-Methylacridin-4-carbonsäure und Kupplung mit Triethylentetramin
erhielt man Bis-[3-(5-methylacridin-4-carboxamido)ethyl]-1,2-ethylendiamin
(71) (76%). F. (CH2Cl2/Hexan)
167–170°C. 1H-NMR
(CDCl3) δ 2,08
(s, 6H, 2 × CH3), 2,85 (s, 4H, 2 × CH2),
2,99 (t, J = 6,2 Hz, 4H, 2 × CH2), 3,74 (q, J = 6,1 Hz, 4H, 2 × CH2), 7,39 (dd, J = 8,4, 6,8 Hz, 2H, H-2),
7,57-7,61 (m, 4H, H-6 & H-7),
7,75 (d, J = 8,7 Hz, 2H, H-8), 8,02 (dd, J = 8,4, 1,5 Hz, 2H, H-1),
8,68 (s, 2H, H-9), 8,91 (dd, J = 7,2, 1,5 Hz, 2H, H-3), 11,81 (t,
J = 5,5 Hz, 2H, 2 × CONH).
Anal. (C36H36N6O2) C, H, N.
-
Beispiel 72
-
Herstellung der Verbindung 72 von Tabelle
I
-
Durch
Aktivierung von Acridin-4-carbonsäure und Kupplung mit Triethylentetramin
erhielt man Bis-[3-(acridin-4-carboxamido)-ethyl]-1,2-ethylendiamin (72)
(72%). F. (CH2Cl2/Hexan)
170–171°C. 1H-NMR (CDCl3) δ 2,91 (s,
8H, 4 × CH2), 3,53 (q, J = 5,4 Hz, 4H, 2 × CH2), 7,53 (t, J = 7,4 Hz, 2H, ArH), 7,68 (dd,
J = 8,3, 7,1 Hz, 2H, ArH), 7,81-7,85 (m, 2H, ArH), 8,03 (d, J =
8,3 Hz, 2H, ArH), 8,22 (d, J = 8,9 Hz, 2H, ArH), 8,26 (dd, J = 8,5,
1,4 Hz, 2H, ArH), 8,64 (dd, J = 7,1, 1,6 Hz, 2H, H-3), 9,87 (s,
2H, H-9), 11,56 (t, J = 5,0 Hz, 2H, 2 × CONH). Anal. (C34H32N6O2·2H2O) C, H, N.
-
Beispiel 73
-
Herstellung der Verbindung 73 von Tabelle
I
-
Durch
Aktivierung der bekannten (Rewcastle et al., J. Med. Chem., Bd.
30 (1987), S. 843) 9-Methylphenazin-1-carbonsäure und anschließende Kupplung
mit N,N'-Bis-(2-aminoethyl)-1,3-propandiamin
erhielt man Bis[(9-methylphenazin-1-carboxamido)-ethyl]-1,3-propandiamin
(73) in Form eines gelben Feststoffes (68%). F. 194–195°C (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 1,73 (quin,
J = 6,9 Hz, 2H, CH2CH2CH2), 2,79 (t, J = 6,9 Hz, 4H, 2 × CH2), 2,88 (s, 6H, 2 × ArCH3),
2,97 (t, J = 6,2 Hz, 4H, 2 × CH2), 3,75 (q, J = 6,0 Hz, 4H, 2 × CH2), 7,64-7,69 (m, 2H, ArH), 7,72 (dd, J =
8,6, 6,8 Hz, 2H, ArH), 7,93 (dd, J = 8,7, 7,2 Hz, 2H, ArH), 8,04
(dd, J = 8,7, 0,9 Hz, 2H, ArH), 8,33 (dd, J = 8,7, 1,5 Hz, 2H, ArH),
8,96 (dd, J = 7,2, 1,5 Hz, 2H, ArH) und 11,06 (br t, J = 5,3 Hz,
2H, 2 × CONH);
HRMS (FAB+) m/z ber. für C35H37N8O2 601,3039
(MH+), gef. 601,3043, Anal. (C35H36N8O2·0,5H2O) C, H, N.
-
Beispiel 74
-
Herstellung der Verbindung 74 von Tabelle
I
-
Durch
Aktivierung von 6-Chlor-9-methylphenazin-1-carbonsäure auf
die vorstehend angegebene Weise und anschließende Kupplung mit Triethylentetramin
erhielt man Bis-[2-(6-chlor-9-methylphenazin-1-carboxamido)-ethyl]-1,2-ethylendiamin
(74) in Form eines gelben Feststoffes (6%). F. 301°C (Zers.)
(HCl-Salz) (MeOH/EtOAc). 1H-NMR (CF3CO2D) δ 3,87 (br
s, 4H, 2 × CH2NH), 4,04 (br s, 4H, 2 × CH2NH),
4,09 (s, 6H, 2 × CH3), 4,29 (br s, 4H, 2 × CONHCH2),
8,25 (br d, J = 7,9 Hz, 2H, ArH), 8,44 (br d, J = 7,7 Hz, 2H, ArH),
8,53 (br s, 2H, ArH), 9,03 (br d, J = 8,7 Hz, 2H, ArH) und 9,09
(br s, 2H, ArH); HRMS (FAB+) m/z ber. für C34H33 35Cl2N8O2 655,2104
(MH+), gef. 655,2075.
-
Beispiel 74a
-
Herstellung der Verbindung 74a von Tabelle
I
-
N,N'-Dimethyl-N,N'-bis-(cyanomethyl)-ethylendiamin
wurde nach einem bekannten Verfahren hergestellt (Alcock et al.,
J. Chem. Soc. Dalton Trans., (1987), S. 2643). Diese Verbindung
(5,0 g, 100 mmol) wurde sodann über
Raney-Nickel in absolutem EtOH, das mit trockenem Ammoniak gesättigt war,
5 Tage bei 20°C hydriert
(zusätzliches
Raney-Nickel wurde nach Bedarf zugegeben). Der Katalysator wurde
durch Filtration durch eine Celite-Schicht entfernt. Nach Abdampfen
der Lösungsmittel
erhielt man im wesentlichen reines N,N'-Dimethyl-N,N'-bis-(2-aminoethyl)-ethylendiamin (4,6
g, 88%). 1H-NMR (CDCl3) δ 2,24 (s,
6H, 2 × CH3), 2,43 (br s, 4H, 2 × CH2),
2,49 (s, 2H, 2 × CH2) 2,73 (br s, 2H, 2 × CH2).
Die Verbindung wurde direkt verwendet.
-
9-Methylphenazin-1-carbonsäure (1,0
g, 4,2 mmol) und CDI (1,36 g, 8,4 mmol) in DMF (10 ml) wurden 1
Stunde bei 50–60°C gerührt und
sodann auf 20°C
abgekühlt.
Trockenes Benzol (20 ml) und Sephadex LH-20 (2 g) wurden zugegeben.
Das Gemisch wurde 1 Stunde bei 20°C
gerührt
und sodann zur Entfernung des Sephadex durch eine Celite-Schicht
filtriert. Das Filtrat wurde unter vermindertem Druck zur Trockne
eingedampft. Der Rückstand
wurde in trockenem THF (15 ml) gelöst und in Eis/Salz gekühlt. N,N'-Dimethyl-N,N'-bis-(2-aminoethyl)-ethylendiamin
(0,36 g, 2,1 mmol) wurde zugegeben. Das Gemisch wurde gerührt, wobei
man es auf 20°C
erwärmen
ließ.
Wasser (50 ml) wurde zugegeben. Das THF wurde unter vermindertem Druck
abgedampft. Der erhaltene Niederschlag wurde abfiltriert und mit
wässrigem
Na2CO3 (3 × 50 ml)
und Wasser gewaschen, anschließend
in CH2Cl2 (100 ml)
gelöst
und getrocknet (Na2SO4).
Durch Abdampfen der Lösungsmittel
erhielt man ein rohes Produkt, das an Kieselgel unter Elution mit
einem Gradienten von 1–6% MeOH
in CH2Cl2 eluiert
wurde. Man erhielt die Verbindung 74a in Form eines Öls (1,1
g, 78%). 1H-NMR (CDCl3) 2,33
(s, 6H, 2 × NCH3), 2,63 (br s, 4H, CH3NCH2CH2NCH3),
2,74 (t, J = 6,5 Hz, 4H, CONHCH2CH2), 2,83 (s, 6H, 2 × ArCH3),
3,73 (q, J = 6,2 Hz, 4H, 2 × CONHCH2), 7,61 (d, J = 6,7 Hz, 2H, H-8), 7,68 (dd,
J = 8,7, 6,8 Hz, 2H, H-7), 7,89 (dd, J = 8,7, 7,2 Hz, 2H, H-3),
7,98 (d, J = 8,7 Hz, 2H, H-6), 8,26 (dd, J = 8,, 1,5 Hz, 2H, H-4),
8,89 (dd, J = 7,0, 1,5 Hz, 2H, H-2), 10,85 (t, J = 5,2 Hz, 2H, 2 × CONH).
-
Beispiel 75
-
Herstellung der Verbindung 75 von Tabelle
2
-
N-(tert.-Butoxycarbonyl)-3,3'-diamino-N-methyldipropylamin
wurde gemäß Literaturangaben
hergestellt (T. L. Huang, S. A. Dredar, V. A. Manneh, J. W. Blankenship,
D. S. Fries, J. Med. Chem., Bd. 35 (1992), S. 2414–2418).
Eine Lösung
von Di-tert.-butyldicarbonat (2,51 g, 11,5 mmol) in THF (15 ml)
wurde innerhalb von 1,5 Stunden zu einer Lösung von 3,3'-Diamino-N-methyldipropylamin (5,00 g,
34,4 mmol) in THF (15 ml), die auf 0°C (Eis/Wasser) gehalten wurde,
gegeben. Das Reaktionsgemisch wurde weitere 18 Stunden bei Raumtemperatur
gerührt.
Sodann wurde das Lösungsmittel
unter vermindertem Druck entfernt. Der erhaltene Rückstand wurde
mit NaCl (gesättigt)
(100 ml) und CH2Cl2 (200
ml) ausgeschüttelt.
Die CH2Cl2-Phase
wurde mit einer weiteren Portion einer NaCl-Lösung (100 ml) gewaschen und
sodann getrocknet (Na2SO4).
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Man erhielt N-(tert.-Butoxycarbonyl)-3,3'-diamino-N-methyldipropylamin
(2,58 g, 46%) in Form eines klaren, viskosen Öls. 1H-NMR
(CDCl3) δ 1,44
(br s, 9H, C(CH3)3],
1,58-1,67 (m, 6H, 2 × CH2CH2CH2 und
NH2), 2,22 (s, 3H, NCH3),
2,34-2,40 (m, 4H, 2 × CH2NCH3), 2,74 (t,
J = 6,9 Hz, 2H, CH2NH2),
3,12-3,21 (br m, 2H, CH2NHBOC) und 5,37
(br s, 1H, NHBOC).
-
Phenazin-1-carbonsäure (494
mg, 2,24 mmol) wurde gemäß Literaturangaben
(G. W. Rewcastle, W. A. Denny, B. C. Baguley, J. Med. Chem., Bd.
30 (1987), S. 843–857)
hergestellt und anschließend
mit CDI (544 mg, 3,36 mmol) in trockenem DMF (15 ml) 2,5 Stunden
bei 30°C
umgesetzt. Sodann wurde das DMF unter vermindertem Druck entfernt.
Der erhaltene gelbe Feststoff wurde in einem Gemisch aus Petrolether
und CH2Cl2 (40 ml,
3:1) gelöst.
Nach Abkühlen
kristallisierte das Imidazolid aus. Dieses rohe Material wurde bei
der folgenden Kupplungsreaktion verwendet. Das rohe Imidazolid wurde
in THF (20 ml) suspendiert, auf 0°C (Eis/Wasser)
abgekühlt
und sodann mit einer THF-Lösung
(20 ml) des vorstehenden N-(tert.-Butoxycarbonyl)-3,3'-diamino-N-methyldipropylamins
(659 mg, 2,69 mmol) versetzt. Man rührte das Reaktionsgemisch weitere
2 Stunden bei 0°C.
Anschließend
wurde das Lösungsmittel
unter vermindertem Druck entfernt. Das erhaltene gelbe Öl wurde
mit CH2Cl2 (200
ml) und 1 M (Na2CO3)
(200 ml) ausgeschüttelt.
Die CH2Cl2-Phase wurde
mit Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck abgedampft. Das erhaltene gelbgrüne Öl wurde
durch Chromatographie an Aluminiumoxid (0,25% MeOH in CH2Cl2) gereinigt.
Man erhielt N-1-(3-{N-Methyl-N-[N-(tert.-butoxycarbonyl)-3-aminopropyl]}-aminopropyl)-phenazin-1-carboxamid
(992 mg, 98%) in Form eines gelbgrünen Öls, das direkt verwendet wurde. 1H-NMR (CDCl3) δ 1,41 (br
s, 9H, C(CH3)3), 1,44
(br s, 2H, CH2CH2CH2NHBOC), 1,95-2,04 (m, 2H, CH2CH2CH2NHCOAr), 2,18
(s, 3H, NCH3), 2,46 (t, J = 6,7 Hz, 2H,
CH2CH2CH2NHBOC), 2,56 (t, J = 7,2 Hz, 2H, CH2CH2CH2NHCOAr),
3,20 (m, 2H, CH2NHBOC), 3,74 (q, J = 6,2
Hz, 2H, CH2NHCOAr), 5,45 (br s, 1H, NHBOC),
7,89-8,00 (m, 3H, ArH), 8,22-8,26 (m, 1H, ArH), 8,28-8,32 (m, 1H,
ArH), 8,40 (dd, J = 8,7, 1,5 Hz, 1H, ArH), 9,02 (dd, J = 7,1, 1,5
Hz, 1H, ArH) und 11,03 (br s, 1H, CONH).
-
Eine
Lösung
des vorstehenden, BOC-geschützten
Amins (545 mg, 1,21 mmol) in CH2Cl2 (8 ml) wurde mit Trifluoressigsäure (8 ml)
versetzt. Das Gemisch wurde 2 Stunden bei Raumtemperatur gerührt, wobei
zu diesem Zeitpunkt durch Dünnschichtchromatographie
die Vollständigkeit
der Reaktion festgestellt wurde. Sämtliche Lösungsmittel wurden unter vermindertem
Druck entfernt. Der ölige
Rückstand
wurde mit CH2Cl2 (100
ml) und 1 M (Na2CO3)
(100 ml) ausgeschüttelt.
Die wässrige
Phase wurde mit zusätzlichem
CH2Cl2 (4 × 100 ml)
extrahiert. Sämtliche
CH2Cl2-Extrakte wurden vereinigt
und mit Na2SO4 getrocknet.
Das Lösungsmittel wurde
unter vermindertem Druck entfernt. Man erhielt N-1-{3-[N-Methyl-N-(3-aminopropyl)]-aminopropyl}-phenazin-1-carboxamid
(392 mg, 92%) in Form eines grüngelben Öls, das
direkt verwendet wurde. 1H-NMR (CDCl3) δ 1,61-1,67
(m, 4H, CH2CH2CH2NH2), 2,00 (quin,
J = 7,1 Hz, 2H, CH2CH2CH2NHCOAr), 2,29 (s, 3H, NCH3),
2,46 (t, J = 7,2 Hz, 2H, CH2CH2CH2NH2), 2,59 (t, J
= 7,2 Hz, 2H, CH2CH2CH2NHCOAr), 2,75 (t, J = 6,8 Hz, 2H, CH2NH2), 3,72 (q, J
= 6,5 Hz, 2H, CH2NHCOAr), 7,89-7,99 (m,
3H, ArH), 8,22-8,25 (m, 1H, ArH), 8,28-8,32 (m, 1H, ArH), 8,40 (dd,
J = 8,6, 1,5 Hz, 1H, ArH), 9,01 (dd, J = 7,1, 1,5 Hz, 1H, ArH) und
11,01 (br s, 1H, CONH).
-
Die
bekannte (G. J. Atwell, G. W. Rewcastle, B. C. Baguley, W. A. Denny,
J. Med. Chem., Bd. 30 (1987), S. 664-669) Acridin-4-carbonsäure (274
mg, 1,23 mmol) wurde mit CDI (300 mg, 1,85 mmol) umgesetzt. Das
gebildete Imidazolid wurde auf die vorstehend angegebene Weise isoliert.
Sodann wurde das Imidazolid in THF (15 ml) suspendiert. Die Suspension
wurde auf 0°C
(Eis/Wasser) gekühlt
und sodann langsam mit einer Lösung
des vorstehenden Amins (392 mg, 1,12 mmol) in THF (10 ml) versetzt.
Das Reaktionsgemisch wurde 2 Stunden bei 0°C und sodann 18 Stunden bei
Raumtemperatur gerührt.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Der Rückstand wurde mit CH2Cl2 (100 ml) und
1 M (Na2CO3) (100
ml) ausgeschüttelt.
Die CH2Cl2-Phase
wurde mit Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Man erhielt einen orangefarbenen
Feststoff, der chromatographisch an Aluminiumoxid (0,5% MeOH in
CH2Cl2 als Elutionsmittel)
und Siliciumdioxid (1% MeOH und 0,25% Triethylamin in CH2Cl2 als Elutionsmittel)
gereinigt wurde. Man erhielt N-1-{3-[{3-[(Acridinyl-4-carbonyl)-amino]-propyl}-(methyl)amino]-propyl}-phenazin-1-carboxamid
(75) in Form eines blassgelben Feststoffes. F. 171–173°C, (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 1,88 (quin,
J = 5,6 Hz, 2H, CH2CH2CH2), 2,02 (quin, J = 6,0 Hz, CH2CH2CH2), 2,38 (s, 3H, NCH3), 2,65-2,70 (m, 4H, 2 × CH2NCH3), 3,62-3,68 (m, 2H, CH2NHCO),
3,76 (q, J = 6,5 Hz, 2H, CH2NHCO), 7,11
(t, J = 7,7 Hz, 1H, ArH), 7,22-7,29 (m, 1H, ArH), 7,36 (d, J = 8,3
Hz, 1H, ArH), 7,65 (ddd, J = 8,3, 6,9, 1,5 Hz, 1H, ArH), 7,85-7,93
(m, 3H, ArH), 8,00 (dd, J = 7,5, 0,9 Hz, 1H, ArH), 8,09-8,13 (m,
1H, ArH), 8,23-8,27 (m, 1H, ArH), 8,36 (dd, J = 8,6, 1,5 Hz, 1H,
ArH), 8,42 (d, J = 8,1 Hz, 1H, ArH), 8,53 (dd, J = 8,0, 1,2 Hz,
1H, ArH), 8,88 (dd, J = 7,2, 1,5 Hz, 1H, ArH), 9,15 (s, 1H, H-9),
11,03 [br s, 1H, NH (Phenazin)] und 12,55 [br s, 1H, NH (Acridin)]).
Anal. (C34H32N6O2·2H2O) C, H, N.
-
Beispiel 76
-
Herstellung der Verbindung 76 von Tabelle
I nach dem Verfahren von Schema 3
-
Durch
Aktivierung und Kupplung von 9-Methylphenazin-1-carbonsäure (G.
W. Rewcastle, W. A. Denny, B. C. Baguley, J. Med. Chem., Bd. 30
(1987), S. 843–857)
mit N-(tert.-Butoxycarbonyl)-3,3'-diamino-N-methyldipropylamin
wie in Beispiel 75 erhielt man N-1-(3-{(N-Methyl-N-[N-(tert.-butoxycarbonyl)-3-aminopropyl]}-aminopropyl)-9-methylphenazin-1-carboxamid in Form
eines gelbgrünen Öls (89%),
das direkt verwendet wurde. 1H-NMR (CDCl3) δ 1,41
(br s, 9H, C(CH3)3),
1,65 (quin, J = 6,6 Hz, 2H, CH2CH2CH2NHBOC), 1,98
(quin, J = 7,2 Hz, 2H, CH2CH2CH2NHCOAr) 2,24 (s, 3H, NCH3),
2,42 (t, J = 6,7 Hz, 2H, CH2CH2CH2NHBOC), 2,53 (t, J = 7,3 Hz, 2H, CH2CH2CH2NHCOAr)
2,94 (s, 3H, ArCH3), 3,12-3,23 (br s, 2H,
CH2NHBOC), 3,73 (q, J = 6,7 Hz, 2H, CH2NHCOAr), 5,39 (br s, 1H, NHBOC), 7,77 (dt,
J = 6,5, 1,1 Hz, 1H, ArH), 7,81 (dd, J = 8,5, 6,8 Hz, 1H, ArH),
7,97 (dd, J = 8,7, 7,2 Hz, 1H, ArH), 8,14 (d, J = 8,4 Hz, 1H, ArH),
8,39 (dd, J = 8,6, 1,5 Hz, 1H, ArH), 9,02 (dd, J = 7,2, 1,5 Hz,
1H, ArH) und 11,13 (br t, J = 5,2 Hz, 1H, CONH).
-
Durch
Entfernung der Schutzgruppe des vorstehenden BOC-geschützten Amins
wie in Beispiel 75 erhielt man N-1-{3-[N-Methyl-N-(3-aminopropyl)]aminopropyl}-9-methylphenazin-1-carboxamid
in Form eines grüngelben Öls (85%),
das direkt verwendet wurde. 1H-NMR (CDCl3) δ 1,62
(quin, J = 7,0 Hz, 2H, CH2CH2CH2NH2), 1,98 (quin,
J = 7,3 Hz, 2H, CH2CH2CH2NHCOAr), 2,26 (s, 3H, NCH3),
2,43 (t, J = 7,2 Hz, 2H, CH2CH2CH2NH2), 2,53 (t, J
= 7,3 Hz, 2H, CH2CH2CH2NHCOAr), 2,75 (m, 2H, CH2NH2), 2,93 (s, 3H, ArCH3), 3,73
(q, J = 6,7 Hz, 2H, CH2NHCOAr), 7,76 (dt,
J = 6,7, 1,3 Hz, 1H, ArH) N, 7,81 (dd, J = 8,4, 6,9 Hz, 1H, ArH), 7,97
(dd, J = 8,6, 7,1 Hz, 1H, ArH), 8,13 (dd, J = 8,7, 1,0 Hz, 1H, ArH),
8,38 (dd, J = 8,7, 1,5 Hz, 1H, ArH), 9,00 (dd, J = 7,1, 1,5 Hz,
1H, ArH) und 11,11 (br s, 1H, CONH).
-
Durch
Aktivierung und Kupplung von 5-Methylacridin-4-carbonsäure (G.
J. Atwell, G. W. Rewcastle, B. C. Baguley, W. A. Denny, J. Med.
Chem., Bd. 30 (1987), S. 664–669)
mit dem vorstehenden von Schutzgruppen befreiten Amin wie in Beispiel
75 erhielt man N-1-{3-[{3-[(5-Methylacridinyl-4-carbonyl)-amino]-propyl}-(methyl)-amino]-propyl}-9-methylphenazin-1-carboxamid
(76) in Form eines blassgelben Feststoffes (66%). F. 116–121°C (CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 1,94-2,02
(m, 4H, 2 × CH2CH2CH2),
2,32 (s, 3H, NCH3), 2,58-2,63 (m, 4H, 2 × CH2NCH3), 2,73 (s,
3H, ArCH3), 2,80 (s, 3H, ArCH3),
3,66-3,74 (m, 4H, 2 × CH2NHCO), 7,31 (dd, J = 8,4, 6,8 Hz, 1H, ArH),
7,52 (m, 2H, ArH), 7,59 (dd, J = 8,2, 7,2 Hz, 1H, ArH), 7,63-7,69 (m,
2H, ArH), 7,90 (dd, J = 8,7, 7,2 Hz, 1H, ArH), 7,95-8,00 (m, 2H,
ArH), 8,28 (dd, J = 8,7, 1,5 Hz, 1H, ArH), 8,61 (s, 1H, H-9), 8,90-8,95
(m, 2H, ArH), 10,87 [br s, 1H, NH (Phenazin)] und 11,78 [br s, 1H,
NH (Acridin)]. Analyse für
N-1-{3-[{3-[(5-Methylacridinyl-4-carbonyl)-amino]-propyl}-(methyl)-amino]-propyl}-9-methylphenazin-1-carboxamid (76).
Anal. (C36H36N6O2·H2O) C, H, N.
-
Beispiel 77
-
Herstellung der Verbindung 77 von Tabelle
I nach dem Verfahren von Schema 3
-
Durch
Aktivierung und Kupplung von Phenazin-1-carbonsäure (G. W. Rewcastle, W. A.
Denny, B. C. Baguley, J. Med. Chem., Bd. 30 (1987), S. 843–857) mit
N-1-{3-[N-Methyl-N-(3-aminopropyl)]-aminopropyl}-9-methylphenazin-1-carboxamid
(vergl. Beispiel 76 bezüglich
der Herstellung) auf die vorstehend angegebene Weise erhielt man
[(Phenazinyl-1-carbonyl)-amino]-propyl}-(methyl)-amino]-propyl}-9-methylphenazin-1-carboxamid
(77) in Form eines gelben Feststoffes 77%. F. 120°C (Zers.)
(CH2Cl2/n-Hexan). 1H-NMR (CDCl3) δ 1,96-2,07
(m, 4H, 2 × CH2CH2CH2),
2,36 (s, 3H, NCH3), 2,65-2,73 (m, 7H, 2 × CH2NCH3 und ArCH3), 3,68-3,78 (m, 4H, 2 × CH2NHCO),
7,47 (dt, J = 6,9, 1,1 Hz, 1H, ArH), 7,57 (ddd, J = 8,7, 6,6, 1,2
Hz, 1H, ArH), 7,63 (dd, J = 8,7, 6,8 Hz, 1H, ArH), 7,71 (ddd, J
= 8,7, 6,7, 1,5 Hz, 1H, ArH), 7,87 (dd, J = 8,7, 7,2 Hz, 1H, ArH), 7,90
(dd, J = 8,6, 7,1 Hz, 1H, ArH), 7,94 (d, J = 9,2 Hz, 1H, ArH), 8,00
(d, J = 8,6 Hz, 1H, ArH), 8,08 (d, J = 8,5 Hz, 1H, ArH), 8,21 (dd,
J = 8,7, 1,5 Hz, 1H, ArH), 8,31 (dd, J = 8,7, 1,5 Hz, 1H, ArH),
8,89 (dd, J = 7,1, 1,5 Hz, 1H, ArH), 8,92 (dd, J = 7,2, 1,5 Hz,
1H, ArH) und 10,87 (br s, 2H, 2 × NH), Analyse für N-1-{3-[{3-[(Phenazinyl-1-carbonyl)-amino]-propyl}(methyl)-amino]-propyl}-9-methylphenazin-1-carboxamid
(77). Anal. (C34H33N7O2·H2O) C, H, N.
-
Beispiel 78
-
Herstellung der Verbindung 78 von Tabelle
I nach dem Verfahren von Schema 3
-
Triethylentetramin
wurde mit Di-tert.-butyldicarbonat gemäß dem Verfahren von Blagbrough
et al. (Pharm. Sciences, (1997), im Druck, persönliche Mitteilung) umgesetzt.
Man erhielt nach säulenchromatographischer
Reinigung (20% MeOH in CH2Cl2 als
Elutionsmittel) N-Aminoethyl-N,N'-bis
(tert.-butoxycarbonyl)-N-[(N-tert.-butoxycarbonyl)-aminoethyl]-ethylendiamin
in Form eines blassgelben viskosen Öls (59%). 1H-NMR
(CDCl3) ? 1,39-1,50 [m, 29H, 3 × C(CH3)3, NH2],
3,00-3,62 (m, 12H, 6 × CH2), 4,45 (br s, 1H, NHBOC).
-
5-Methylacridin-4-carbonsäure (1,00
g, 4,23 mmol) wurde mit CDI (1,02 g, 6,33 mmol) unter Bildung des
vorstehend genannten Imidazolids umgesetzt. Das Imidazolid wurde
in THF (80 ml) bei Raumtemperatur suspendiert und langsam mit einer
Lösung
des vorgenannten Amins (2,04 g, 4,65 mmol) in THF (20 ml) versetzt.
Sodann wurde das Reaktionsgemisch 18 Stunden bei 20°C gerührt. Das
THF wurde unter vermindertem Druck entfernt. Der erhaltene gelbe
Feststoff wurde mit CH2Cl2 (200
ml) und 1 N Na2CO3 (200
ml) ausgeschüttelt.
Die CH2Cl2-Phase
wurde mit Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Man erhielt ein gelbes Öl, das säulenchromatographisch
an Aluminiumoxid (0,5% MeOH in CH2Cl2 als Elutionsmittel) gereinigt wurde. Man
erhielt das triBOC-Analoge von N-1-[2-(N-{2-[N-(2-Aminoethyl)]-aminoethyl})aminoethyl]-5-methylacridin-4-carboxamid
in Form eines gelben Schaums (1,41 g, 51%). 1H-NMR (CDCl3) δ 1,46
{m, 30H, 3 × C(CH3)3, ArCH3], 3,13-3,65
(m, 12H, 6 × CH2), 4,43 (br s, 1H, NHBOC), 7,48-7,55 (m,
1H, ArH), 7,64-7,74 (m, 2H, ArH), 7,88-7,94 (m, 1H, ArH), 8,12-8,19
(m, 1H, ArH), 8,85-8,90 (m, 1H, ArH), 8,93-9,00 (m, 1H, ArH), 12,23
(br s, 1H, NH).
-
Trifluoressigsäure (10
ml) wurde zu einer Lösung
des vorstehenden tri-BOC-Amids (1,00 g, 1,52 mmol) in CH2Cl2 (10 ml) gegeben.
Das Gemisch wurde 2 Stunden bei 20°C gerührt, wonach dünnschichtchromatographisch
eine vollständige
Umsetzung festgestellt wurde. Sämtliche
Lösungsmittel
wurden unter vermindertem Druck entfernt. Der ölige Rückstand wurde mit CHCl3 (100 ml) und gesättigtem Na2CO3 (20 ml) ausgeschüttelt. Die wässrige Phase
wurde ferner mit weiterem CHCl3 (11 × 100 ml)
extrahiert. Sämtliche
CHCl3-Extrakte wurden vereinigt und mit
Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Man erhielt N-1-[2-(N-{2-[N-(2-Aminoethyl)]-aminoethyl})-aminoethyl]-5-methylacridin-4-carboxamid (533 mg,
98%) in Form eines gelben Öls. 1H-NMR (CDCl3) δ 2,58-2,68
(m, 2H, CH2), 2,70-2,76 (m, 4H, 2 × CH2), 2,82-2,86 (m, 2H, CH2),
2,93 (s, 3H, ArCH3), 3,03-3,07 (m, 2H, CH2), 3,82-3,88 (m, 2H, CH2),
7,49-7,55 (m, 1H, ArH), 7,65-7,75 (m, 2H, ArH), 7,89-7,94 (m, 1H,
ArH), 8,13-8,18 (m, 1H, ArH), 8,88 (br d, J = 5,3 Hz, 1H, ArH),
8,98 (td, J = 7,1, 1,5 Hz, 1H, ArH), 12,04 (br s, 1H, NH).
-
9-Methylphenazin-1-carbonsäure (1,00
g, 4,20 mmol) wurde mit CDI (1,02 g, 6,30 mmol) umgesetzt. Das gebildete
Imidazolid wurde auf die vorstehend angegebene Weise isoliert. Sodann
wurde das Imidazolid in THF (20 ml) suspendiert. Die Suspension
wurde auf 0°C
(Eis/Wasser) abgekühlt
und sodann langsam mit einer Lösung
des vorstehenden Polyamins (529 mg, 1,48 mmol) in THF (20 ml) versetzt.
Das Reaktionsgemisch wurde 2 Stunden bei 0°C und sodann 18 Stunden bei
Raumtemperatur gerührt.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Der Rückstand wurde mit CH2Cl2 (100 ml) und
1 M Na2CO3 (100
ml) ausgeschüttelt.
Die CH2Cl2-Phase
wurde mit Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Man erhielt einen gelben
Feststoff (553 mg, 61%), der säulenchromatographisch
an Aluminiumoxid (2% MeOH in CH2Cl2 als Elutionsmittel) gereinigt wurde. Man
erhielt N-1-(2-{[2-({2-[(5-Methylacridinyl-4-carbonyl)-amino]-ethyl}-amino)-ethyl]-amino}-ethyl)-9-methylphenazin-1-carboxamid
(78) in Form eines gelben Feststoffes. 1H-NMR
(CDCl3) δ 2,77
(s, 3H, ArCH3), 2,79 (s, 3H, ArCH3) 2,82-2,88 (m, 4H, 2 × CH2), 2,97
(t, J = 6,0 Hz, 2H, CH2), 3,02 (t, J = 6,0
Hz, 2H, CH2), 3,70 (q, J = 5,9 Hz, 2H, CH2), 3,79 (q, J = 6,0 Hz, 2H, CH2),
7,31 (dd, J = 8,4, 6,8 Hz, 1H, ArH), 7,51-7,70 (m, 5H ArH), 7,87
(dd, J = 8,5, 7,1 Hz, 1H, ArH), 7,91-7,96 (m, 2H, ArH), 8,26 (dd,
J = 8,7, 15 Hz, 1H, ArH), 8,57 [s, 1H, H-9 (Acridin)], 8,85-8,91
(m, 2H, ArH), 10,83 [br t, J = 5,1 Hz, 1H, NH (Phenazin)], 11,83
[br t, J = 5,4 Hz, 1H, NH (Acridin)].
-
Beispiel 79
-
Herstellung der Verbindung 79 von Tabelle
2 nach dem Verfahren von Schema 3
-
Ethylendiamin
wurde mit einem Überschuss
an Chloracetonitril gemäß dem Verfahren
von Overman und Burk (Bradshaw et al., Tetrahedron, Bd. 48 (1992),
S. 4475) alkyliert. Das Produkt wurde unter Filtration durch eine
Schicht von Flash-Siliciumdioxid (1% MeOH in CH2Cl2 als Elutionsmittel) gereinigt. Man erhielt N,N'-Bis-(cyanomethyl)-ethylendiamin
in Form eines gelben Öls,
das beim Abkühlen
erstarrte (88%). F. 41–42°C. 1H-NMR (CDCl3) δ 1,58 (s,
2H, 2 × NH),
2,90 (s, 4H, 2 × CH2), 3,63 (s, 4H, 2 × CH2).
-
Das
vorstehende Diamin (3,00 g, 21,7 mmol) in einem Gemisch aus THF (90
ml), Wasser (10 ml) und Triethylamin (10 ml) wurde mit Di-tert.-butyldicarbonat (19,0
g, 87,0 mmol) behandelt. Sämtliche
Lösungsmittel wurden
unter vermindertem Druck entfernt. Der erhaltene Rückstand
wurde mit Wasser (100 ml) und EtOAc (2 × 100 ml) ausgeschüttelt. Die
vereinigten EtOAc-Phasen wurden getrocknet (Na2SO4). Das Lösungsmittel wurde
entfernt. Der erhaltene blassbraune Feststoff wurde durch Flash-Chromatographie an
Siliciumdioxid (50% EtOAc/PE als Elutionsmittel) gereinigt. Man
erhielt N,N'-Bis-(tert.-butoxycarbonyl)-N,N'-bis(cyanomethyl)-ethylendiamin
in Form eines weißen
Feststoffes (6,59 g, 90%). F. 112–113°C (EtOAc/Petrolether). 1H-NMR (CDCl3) δ 1,50 [s,
18H, 2 × C(CH3)3], 3,52 (s, 4H,
2 × CH2), 4,13 (br s, 4H, 2 × CH2).
-
Durch
Hydrieren der vorstehenden Verbindung mit W-7-Raney-Nickel gemäß dem Verfahren
von Ravikumar, Syn. Commun., Bd. 24 (1994), S. 1767, erhielt man
N,N'-Bis-(aminoethyl)-N,N'-bis-(tert.-butoxycarbonyl)ethylendiamin
in Form eines weißen
Feststoffes (100%). F. 81–82°C. 1H-NMR
(CDCl3) δ 1,46
[s, 18H, 2 × C(CH3)3], 1,57 (br s,
4H, 2 × NH2), 2,33 (br s, 4H, 2 × CH2),
3,30 (br m, 8H, 4 × CH2).
-
Das
vorstehende Diamin wurde mit Ethyltrifluoracetat gemäß dem Verfahren
von Blagbrough et al. (Pharm. Sciences, (1997), im Druck, persönliche Mitteilung)
umgesetzt. Man erhielt N-Aminoethyl-N,N'-bis(tert.-butoxycarbonyl)-N'-[(N-trifluoracetamido)-aminoethyl]ethylendiamin
in Form eines klaren Öls.
(39%). 1H-NMR (CDCl3) δ 1,46 [s,
18H, 2 × C(CH3)3], 1,95 (br s,
2H, NH2), 2,84-2,96 (m, 2H, CH2), 3,20-3,48
(m, 10H, 5 × CH2), 7,99, 8,21, 8,51 (alle br s, gesamt 1H,
NH).
-
Phenazin-1-carbonsäure (212
mg, 0,95 mmol) wurde mit CDI (230 mg, 1,42 mmol) umgesetzt. Das gebildete
Imidazolid wurde auf die vorstehend angegebene Weise isoliert. Sodann
wurde das Imidazolid in THF (10 ml) suspendiert und langsam mit
einer THF-Lösung
(10 ml) des vorstehenden Monotrifluoracetamids (416 mg, 0,95 mmol)
versetzt. Das Gemisch wurde 18 Stunden bei Raumtemperatur gerührt, wonach
das Lösungsmittel
unter vermindertem Druck entfernt wurde. Der Rückstand wurde mit CH2Cl2 (100 ml) und
1 M Na2CO3 (50 ml)
ausgeschüttelt.
Die CH2Cl2-Phase
wurde sodann mit Na2SO4 getrocknet.
Das Lösungsmittel wurde
unter vermindertem Druck entfernt. Der erhaltene Rückstand
wurde chromatographisch an Aluminiumoxid (0,5% MeOH in CH2Cl2 als Elutionsmittel)
gereinigt. Man erhielt N-1-{2-[N'-tert.-Butoxycarbonyl-N'-(2-{N-tert.-butoxycarbonyl-N-[2-(N-trifluoracetamido)-aminoethyl]-aminoethyl)]-aminoethyl)-Phenazin-1-carboxamid in Form
eines gelben Öls
(558 mg, 91%). 1H-NMR (CDCl3) δ 1,39 [br s,
9H, C(CH3)3], 1,43
[br s, 9H, C(CH3)3],
3,31-3,68 (m, 10H, 5 × CH2), 3,82-3,89 (m, 2H, CH2),
7,90-8,44 [m, 7H, 6 × ArH,
NHC(O)CH3], 8,99 (br s, 1H, ArH), 11,13
(br s, 1H, CONH).
-
Eine
Lösung
des vorstehenden Trifluoracetamids (548 mg, 0,85 mmol) in einem
Gemisch aus MeOH (30 ml) und H2O (20 ml)
wurde mit K2CO3 (584
mg, 4,23 mmol) behandelt. Das Reaktionsgemisch wurde 2 Stunden gerührt und
unter Rückfluss
erwärmt
und sodann 18 Stunden bei Raumtemperatur gerührt. Dünnschichtchromatographisch
wurde eine glatte Umwandlung des Trifluoracetamids in das freie
Amin festgestellt. Das MeOH wurde unter vermindertem Druck entfernt.
Der Rückstand
wurde anschließend
mit gesättigtem Na2CO3 (20 ml) versetzt.
Die wässrige
Phase wurde mit CHCl3 (2 × 50 ml)
extrahiert. Die vereinigten CHCl3-Phasen
wurden mit Na2SO4 getrocknet.
Anschließend
wurde das Lösungsmittel
unter vermindertem Druck entfernt. Man erhielt N-1-[2-(N'-tert.-Butoxycarbonyl-N'-{2-[N-(aminoethyl)-N-tert.-butoxycarbonyl]-aminoethyl})-aminoethyl]phenazin-1-carboxamid
(470 mg, 100%). 1H-NMR (CDCl3) δ 1,38 [br
s, 9H, C(CH3)3],
1,43 [br s, 9H, C(CH3)3],
2,78 (t, J = 6,5 Hz, 2H, NH2), 3,18-3,70 (m, 10H, 5 × CH2), 3,81-3,90 (m, 2H, CH2),
7,89-8,00 (m, 3H, ArH), 8,21-8,43 (m, 3H, ArH), 9,00 (br s, 1H,
ArH), 11,08 (br s, 1H, CONH).
-
Acridin-4-carbonsäure (192
mg, 0,86 mmol) wurde mit CDI (210 mg, 1,29 mmol) umgesetzt. Das
gebildete Imidazolid wurde auf die vorstehend angegebene Weise isoliert.
Sodann wurde das Imidazolid in THF (20 ml) suspendiert. Eine THF-Lösung (10
ml) des vorstehenden Amins (470 mg, 0,86 mmol) wurde langsam unter
Rühren
zugegeben. Das Gemisch wurde 18 Stunden bei Raumtemperatur gerührt, wonach
das Lösungsmittel
unter vermindertem Druck entfernt wurde. Der Rückstand wurde mit CH2Cl2 (100 ml) und
1 M Na2CO3 (50 ml)
ausgeschüttelt.
Die CH2Cl2-Phase
wurde mit Na2SO4 getrocknet.
Das Lösungsmittel
wurde unter vermindertem Druck entfernt. Der erhaltene Rückstand
wurde säulenchromatographisch
an Aluminiumoxid (0,5% MeOH in CH2Cl2 als Elutionsmittel) gereinigt. Man erhielt N-1-(2-{[2-({2-[(Acridinyl-4-carbonyl)-amino]-ethyl}-N-tert.-butoxycarbonylamino)-ethyl-N'-tert.-butoxycarbonylamino}-ethyl)-phenazin-1-carboxamid in Form
eines gelben Öls
(568 mg, 89%). 1H-NMR (CDCl3) δ 142 [br
s, 9H, C(CH3)3],
1,46 [br s, 9H, C(CH3)3]
3,37-3,69 (m, 10H, 5 × CH2), 3,81-3,89 (m, 2H, CH2),
7,09-7,15 (m, 1H, ArH), 7,25 (t, J = 7,4 Hz, 1H, Arh), 7,36 (d,
J = 8,3 Hz, 1H, ArH), 7,64 (t, J = 7,2 Hz, 1H, ArH), 7,83-7,97 (m, 4H,
ArH), 8,11-8,27 (m, 3H, ArH), 8,31-8,45 (m, 2H, ArH), 8,53-8,61
(br s, 1H, ArH), 8,89-8,99 (br s, 1H, ArH), 11,10 [s, 1H, CONH (Phenazin)],
12,52 [s, 1H, CONH (Acridin)].
-
Gasförmiges HCl
wurde durch MeOH geleitet, bis die Lösung mit pH-Papier stark sauer reagierte. Das vorstehende
geschützte
Amin wurde in dieser Lösung
(20 ml) gelöst
und 18 Stunden bei Raumtemperatur gerührt. Sodann wurde das MeOH
unter vermindertem Druck entfernt. Der Rückstand wurde in gesättigtem Na2CO3 (50 ml) gelöst. Die
Lösung
wurde mit CHCl3 (13 × 50 ml) extrahiert. Die vereinigten
CHCl3-Extrakte wurden mit Na2SO4 getrocknet. Anschließend wurde das Lösungsmittel
unter vermindertem Druck entfernt. Man erhielt N-1-(2-{[2-({2-Acridinyl-4-carbonyl)-amino]-ethyl}amino)-ethyl]-amino}-ethyl)-phenazin-1-carboxamid
(79) in Form eines gelben Feststoffes (159 mg, 96%). F. 173–176°C (CH2Cl2/MeOH). 1H-NMR (CDCl3) δ 2,83-2,96
(m, 6H, 3 × CH2), 3,07 (t, J = 5,9 Hz, 2H, CH2),
3,46 (q, J = 5,3 Hz, 2H, CH2), 3,80 (q,
J = 5,8 Hz, 2H, CH2), 7,01 (t, J = 7,8 Hz,
1H, ArH), 7,25 (ddd, J = 8,1, 7,2, 0,9 Hz, 1H, ArH), 7,32 (d, J
= 8,2 Hz, 1H, ArH), 7,55 (br s, 1H, ArH), 7,65 (ddd, J = 8,3, 7,0,
1,5 Hz, 1H, ArN), 7,79-7,90 (m, 4H, ArH), 8,12-8,16 (m, 2H, ArH),
8,26 (dd, J = 8,7, 1,5 Hz, 1H, ArH), 8,39 (dd, J = 8,1, 1,3 Hz,
1H, ArH), 8,43 (dd, J = 8,1, 1,4 Hz, 1H, ArH), 8,89 (dd, J = 7,1,
1,5 Hz, 1H, ArH), 11,11 [s, 1H, CONH (Phenazin)], 12,20 [s, 1H,
CONH (Acridin)].
-
Beispiel 80
-
Biologische Tests der erfindungsgemäßen Verbindungen
-
In vitro-Test
-
Die
in vitro-Zytotoxizität
der erfindungsgemäßen Verbindungen
wurde durch Untersuchungen an der Mäuse-P388-Leukämie-Linie,
der Mäuse-Lewis-Lungenkarzinom-Linie
LLTC (späte
Passage) und der Wildtyp-Human-Leukämie-Linie (Jurkat, JL
c)
bewertet. Die Zellen wurden gemäß den Angaben
von Finlay et al., Oncol. Res., Bd. 6 (1994), S. 33–37, und
Eur. J. Cancer, Bd. 32A (1996), S. 708–714, gezüchtet. Die Wachstumshemmung
wurde durch Züchtung
von Zellen mit 4 × 10
3 (P388), 10
3 (LLTC)
und 3,75 × 10
3 (Jurkat-Linie) Zellen
pro Vertiefung in Mikrokulturplatten (150 μl pro Vertiefung) für 3 Tage
(P388) oder 4 Tage in Gegenwart von Arzneistoff durchgeführt. Das
Zellwachstum wurde durch die [
3H]TdR-Aufnahme
(P388) gemäß den Angaben
von Marshall et al., J. Natl. Cancer Inst., Bd. 84 (1992), S. 340–345, oder
durch den Sulforhodamin-Test gemäß den Angaben
von Skehan et al., J. Natl. Cancer Inst., Bd. 82 (1990), S. 1107–1112, bestimmt.
Unabhängige
Tests wurden im Doppelversuch durchgeführt. Die Variationskoeffizienten
betrugen 12% (P388), 12% (LLTC) und 6,3% (JL
c). Tabelle II Biologische Aktivität ausgewählter Verbindungen der Formel
(I) von Tabelle I
| Nr. | IC50-Werte (nM) |
| | P388 | LLTC | JLc |
| 6 | | < 6 | 11 |
| 7 | 170 | | |
| 8 | | 738 | 1540 |
| 9 | | 1086 | 2543 |
| 10 | 620 | 167 | 345 |
| 11 | | 32 | 87 |
| 12 | | 8 | 33 |
| 13 | 10 | 7 | 28 |
| 14 | 15 | 39 | 114 |
| 15 | 76 | 17 | 58 |
| 16 | 27 | 20 | 52 |
| 17 | 59 | 13 | 66 |
| 18 | 49 | 17 | 69 |
| 19 | | 165 | 380 |
| 20 | | 322 | 223 |
| 21 | 370 | 73 | 275 |
| 22 | 1370 | 795 | 1640 |
| 23 | 1500 | 2079 | 2079 |
| 24 | 1630 | 1620 | 1300 |
| 26 | | 20 | 147 |
| 27 | 138 | 36 | 99 |
| 28 | 190 | <24 | 137 |
| 29 | 220 | 36 | 226 |
| 31 | 1293 | 141 | 250 |
| 33 | 56 | 81 | 110 |
| 34 | 320 | 209 | 473 |
| 35 | 260 | 81 | 93 |
| 36 | 140 | 18 | 102 |
| 38 | 520 | 119 | 137 |
| 41 | | 151 | 209 |
| 42 | | 74 | 300 |
| 43 | 600 | 64 | 195 |
| 44 | | 83 | 274 |
| 45 | | 142 | 175 |
| 46 | | 24 | 30 |
| 47 | | 2,2 | 4,8 |
| 51 | 500 | 1310 | 1250 |
| 52 | | 120 | 172 |
| 53 | | 8,8 | 14 |
| 54 | 44 | 8,5 | 16 |
| 55 | 2130 | 671 | 1550 |
| 56 | 972 | 183 | 760 |
| 57 | 35 | 3,2 | 11 |
| 58 | * | 1,1 | 3,8 |
| 59 | 41 | 8,8 | 20,3 |
| 60 | * | 5,0 | 13 |
| 61 | 435 | 48 | 208 |
| 62 | 204 | 12 | 74 |
| 63 | 12
300 | 8370 | 2370 |
| 64 | 94 | 43,5 | 42,3 |
| 65 | 26 | 5,3 | 21,3 |
| 66 | 33 | 5,2 | 9,8 |
| 67 | * | 17 | 85 |
| 68 | * | 33,6 | 1,2 |
| 69 | * | 3,9 | 0,55 |
| 70 | * | 112 | 8,7 |
| 71 | 24 | 7,7 | 0,6 |
| 72 | 630 | > 50 | 6,9 |
| 73 | < 6,2 | 1,2 | 0,24 |
| 74 | 39 | 10,5 | 0,6 |
| 75 | * | 78 | 272 |
| 76 | * | 1,8 | 8,8 |
| 77 | * | 19 | 31 |
-
In vivo-Test
-
Ausgewählte Verbindungen
der allgemeinen Formel (I) zeigten auch eine in vivo-Aktivität gegen
subkutane Kolon 38-Tumoren bei Mäusen.
Diese Daten werden durch die beigefügte 1 für die Verbindungen 13
(mit 60 mg/kg) und 17 (mit 90 mg/kg) dargestellt. Bei diesem Test
wurden Kolon 38-Tumoren subkutan aus 1 mm3-Fragmenten,
die subkutan in eine Flanke von betäubten Mäusen (Pentobarbiton 90 mg/kg)
implantiert worden waren, gezüchtet.
Die Behandlung begann, nachdem die Tumoren einen Durchmesser von
etwa 4 mm erreicht hatten (normalerweise nach 7 Tagen). Die Mäuse wurden
in Gruppen von 5 Kontrolltieren und 5 mit Arzneistoff behandelten
Tieren eingeteilt. Die durchschnittlichen Tumorvolumina waren für die beiden
Gruppen ähnlich.
Die Arzneistoffe wurden entweder in destilliertem Wasser oder in
15%igem wässrigem
Ethanol gelöst und
in einem Volumen von 0,01 ml pro Gramm Körpergewicht in einer unterteilten
Dosis von zwei gleichen Injektionen, die im Abstand von 1 Stunde
gegeben wurden, injiziert. Die Mäuse
wurden genau überwacht
und nach 7 Tagen gewogen, um den durch den Arzneistoff herbeigeführten Gewichtsverlust
zu prüfen.
Die Mäuse wurden
getötet,
nachdem der durchschnittliche Tumordurchmesser 20 mm überstieg.
Die Tumordurchmesser wurden mit Tastzirkeln 3-mal wöchentlich
gemessen. Die Tumorvolumina wurden berechnet als 0,52'a2'b, wobei a und b
die Nebenachse bzw. Hauptachse des Tumors bedeuten. Die Daten wurden
halblogarithmisch aufgetragen (durchschnittliches Tumorvolumen gegen
die Zeitspanne nach der Behandlung). Die Zeitspanne, bis die Tumoren
ein durchschnittliches Volumen, das dem 4-fachen Wert vor der Behandlung
entsprach, erreichte, wurde berechnet. Daraus wurde die Verzögerung des
Tumorwachstums relativ zu den Kontrollmäusen berechnet.