ES2837431T3 - Moduladores del regulador de la conductancia transmembrana de fibrosis quística, composiciones farmacéuticas, métodos de tratamiento, y procesos para elaborar el modulador - Google Patents
Moduladores del regulador de la conductancia transmembrana de fibrosis quística, composiciones farmacéuticas, métodos de tratamiento, y procesos para elaborar el modulador Download PDFInfo
- Publication number
- ES2837431T3 ES2837431T3 ES17826629T ES17826629T ES2837431T3 ES 2837431 T3 ES2837431 T3 ES 2837431T3 ES 17826629 T ES17826629 T ES 17826629T ES 17826629 T ES17826629 T ES 17826629T ES 2837431 T3 ES2837431 T3 ES 2837431T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- mmol
- salt
- pharmaceutically acceptable
- acid
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000000034 method Methods 0.000 title claims description 104
- 239000008194 pharmaceutical composition Substances 0.000 title claims description 62
- 108010079245 Cystic Fibrosis Transmembrane Conductance Regulator Proteins 0.000 title description 109
- 230000008569 process Effects 0.000 title description 6
- 102000012605 Cystic Fibrosis Transmembrane Conductance Regulator Human genes 0.000 title description 4
- 150000001875 compounds Chemical class 0.000 claims abstract description 250
- 150000003839 salts Chemical class 0.000 claims abstract description 249
- 201000003883 Cystic fibrosis Diseases 0.000 claims description 34
- 239000003937 drug carrier Substances 0.000 claims description 17
- -1 that is Proteins 0.000 description 192
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 185
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 154
- 239000007787 solid Substances 0.000 description 151
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 150
- 239000000243 solution Substances 0.000 description 139
- 230000035772 mutation Effects 0.000 description 138
- DFPAKSUCGFBDDF-UHFFFAOYSA-N Nicotinamide Chemical compound NC(=O)C1=CC=CN=C1 DFPAKSUCGFBDDF-UHFFFAOYSA-N 0.000 description 130
- 239000000203 mixture Substances 0.000 description 125
- 238000006243 chemical reaction Methods 0.000 description 122
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 117
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 117
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 104
- 102000008371 intracellularly ATP-gated chloride channel activity proteins Human genes 0.000 description 102
- 229910001868 water Inorganic materials 0.000 description 101
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 97
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 88
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 87
- 229940125904 compound 1 Drugs 0.000 description 82
- 125000004353 pyrazol-1-yl group Chemical group [H]C1=NN(*)C([H])=C1[H] 0.000 description 82
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 80
- 230000014759 maintenance of location Effects 0.000 description 78
- 238000005160 1H NMR spectroscopy Methods 0.000 description 72
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 72
- 239000002253 acid Substances 0.000 description 69
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 67
- 239000011570 nicotinamide Substances 0.000 description 66
- 238000002330 electrospray ionisation mass spectrometry Methods 0.000 description 65
- 235000019439 ethyl acetate Nutrition 0.000 description 65
- 235000005152 nicotinamide Nutrition 0.000 description 65
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 60
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 58
- 239000011541 reaction mixture Substances 0.000 description 56
- 239000012453 solvate Substances 0.000 description 55
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 54
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 51
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 51
- NLFBCYMMUAKCPC-KQQUZDAGSA-N ethyl (e)-3-[3-amino-2-cyano-1-[(e)-3-ethoxy-3-oxoprop-1-enyl]sulfanyl-3-oxoprop-1-enyl]sulfanylprop-2-enoate Chemical compound CCOC(=O)\C=C\SC(=C(C#N)C(N)=O)S\C=C\C(=O)OCC NLFBCYMMUAKCPC-KQQUZDAGSA-N 0.000 description 51
- 230000015572 biosynthetic process Effects 0.000 description 50
- 238000003786 synthesis reaction Methods 0.000 description 50
- 230000002829 reductive effect Effects 0.000 description 49
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 47
- 125000000217 alkyl group Chemical group 0.000 description 46
- 239000012267 brine Substances 0.000 description 45
- VLKZOEOYAKHREP-UHFFFAOYSA-N hexane Substances CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 45
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 45
- 238000003756 stirring Methods 0.000 description 44
- 239000010410 layer Substances 0.000 description 43
- 239000000843 powder Substances 0.000 description 42
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 39
- 239000000725 suspension Substances 0.000 description 39
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 39
- 238000007792 addition Methods 0.000 description 38
- HTSGKJQDMSTCGS-UHFFFAOYSA-N 1,4-bis(4-chlorophenyl)-2-(4-methylphenyl)sulfonylbutane-1,4-dione Chemical compound C1=CC(C)=CC=C1S(=O)(=O)C(C(=O)C=1C=CC(Cl)=CC=1)CC(=O)C1=CC=C(Cl)C=C1 HTSGKJQDMSTCGS-UHFFFAOYSA-N 0.000 description 36
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 36
- 239000000047 product Substances 0.000 description 36
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 35
- 239000003921 oil Substances 0.000 description 35
- 235000019198 oils Nutrition 0.000 description 35
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 35
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 34
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 34
- 229910052736 halogen Inorganic materials 0.000 description 34
- 150000002367 halogens Chemical class 0.000 description 34
- 239000002585 base Substances 0.000 description 33
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 30
- 229910052757 nitrogen Inorganic materials 0.000 description 30
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 29
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 29
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 28
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 28
- 239000011734 sodium Substances 0.000 description 27
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 26
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 26
- 239000012044 organic layer Substances 0.000 description 26
- 239000012071 phase Substances 0.000 description 26
- 239000000741 silica gel Substances 0.000 description 25
- 229910002027 silica gel Inorganic materials 0.000 description 25
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 24
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical compound [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 24
- 229910052938 sodium sulfate Inorganic materials 0.000 description 24
- 235000011152 sodium sulphate Nutrition 0.000 description 24
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 23
- 229910052805 deuterium Inorganic materials 0.000 description 23
- 230000000694 effects Effects 0.000 description 23
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 22
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 22
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 21
- 108700028369 Alleles Proteins 0.000 description 20
- 235000019441 ethanol Nutrition 0.000 description 20
- 239000000463 material Substances 0.000 description 20
- 102200128219 rs75527207 Human genes 0.000 description 20
- 125000001424 substituent group Chemical group 0.000 description 20
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 19
- 238000001914 filtration Methods 0.000 description 19
- 229910052739 hydrogen Inorganic materials 0.000 description 19
- 238000000634 powder X-ray diffraction Methods 0.000 description 19
- OBTZDIRUQWFRFZ-UHFFFAOYSA-N 2-(5-methylfuran-2-yl)-n-(4-methylphenyl)quinoline-4-carboxamide Chemical compound O1C(C)=CC=C1C1=CC(C(=O)NC=2C=CC(C)=CC=2)=C(C=CC=C2)C2=N1 OBTZDIRUQWFRFZ-UHFFFAOYSA-N 0.000 description 18
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 18
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 18
- 150000002500 ions Chemical class 0.000 description 18
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 18
- QCQCHGYLTSGIGX-GHXANHINSA-N 4-[[(3ar,5ar,5br,7ar,9s,11ar,11br,13as)-5a,5b,8,8,11a-pentamethyl-3a-[(5-methylpyridine-3-carbonyl)amino]-2-oxo-1-propan-2-yl-4,5,6,7,7a,9,10,11,11b,12,13,13a-dodecahydro-3h-cyclopenta[a]chrysen-9-yl]oxy]-2,2-dimethyl-4-oxobutanoic acid Chemical compound N([C@@]12CC[C@@]3(C)[C@]4(C)CC[C@H]5C(C)(C)[C@@H](OC(=O)CC(C)(C)C(O)=O)CC[C@]5(C)[C@H]4CC[C@@H]3C1=C(C(C2)=O)C(C)C)C(=O)C1=CN=CC(C)=C1 QCQCHGYLTSGIGX-GHXANHINSA-N 0.000 description 17
- 238000004587 chromatography analysis Methods 0.000 description 17
- 239000001257 hydrogen Substances 0.000 description 17
- 229910000027 potassium carbonate Inorganic materials 0.000 description 17
- 239000000523 sample Substances 0.000 description 17
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 17
- 101150029409 CFTR gene Proteins 0.000 description 16
- 210000004027 cell Anatomy 0.000 description 16
- 239000000460 chlorine Substances 0.000 description 16
- 239000003814 drug Substances 0.000 description 16
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 16
- 235000001968 nicotinic acid Nutrition 0.000 description 16
- 239000011664 nicotinic acid Substances 0.000 description 16
- 235000011181 potassium carbonates Nutrition 0.000 description 16
- 238000002360 preparation method Methods 0.000 description 16
- 229910052708 sodium Inorganic materials 0.000 description 16
- 230000032258 transport Effects 0.000 description 16
- 206010064571 Gene mutation Diseases 0.000 description 15
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 15
- 239000002904 solvent Substances 0.000 description 15
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 14
- 229910052799 carbon Inorganic materials 0.000 description 14
- 229910052801 chlorine Inorganic materials 0.000 description 14
- 238000001816 cooling Methods 0.000 description 14
- 239000000706 filtrate Substances 0.000 description 14
- 239000007788 liquid Substances 0.000 description 14
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 14
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 13
- 229910052731 fluorine Inorganic materials 0.000 description 13
- 238000010992 reflux Methods 0.000 description 13
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 12
- 125000003545 alkoxy group Chemical group 0.000 description 12
- 230000006870 function Effects 0.000 description 12
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 12
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 11
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 11
- 229910021529 ammonia Inorganic materials 0.000 description 11
- 239000008346 aqueous phase Substances 0.000 description 11
- 230000007423 decrease Effects 0.000 description 11
- 238000012217 deletion Methods 0.000 description 11
- 230000037430 deletion Effects 0.000 description 11
- 229940079593 drug Drugs 0.000 description 11
- 239000002773 nucleotide Substances 0.000 description 11
- 125000003729 nucleotide group Chemical group 0.000 description 11
- 239000012074 organic phase Substances 0.000 description 11
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 11
- 102200128204 rs121909005 Human genes 0.000 description 11
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 10
- 108091006146 Channels Proteins 0.000 description 10
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 10
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 10
- 239000003795 chemical substances by application Substances 0.000 description 10
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 10
- 239000011521 glass Substances 0.000 description 10
- AICOOMRHRUFYCM-ZRRPKQBOSA-N oxazine, 1 Chemical compound C([C@@H]1[C@H](C(C[C@]2(C)[C@@H]([C@H](C)N(C)C)[C@H](O)C[C@]21C)=O)CC1=CC2)C[C@H]1[C@@]1(C)[C@H]2N=C(C(C)C)OC1 AICOOMRHRUFYCM-ZRRPKQBOSA-N 0.000 description 10
- 108090000623 proteins and genes Proteins 0.000 description 10
- 238000000746 purification Methods 0.000 description 10
- 102200132035 rs200321110 Human genes 0.000 description 10
- 102200030785 rs749758687 Human genes 0.000 description 10
- 239000008186 active pharmaceutical agent Substances 0.000 description 9
- 125000000753 cycloalkyl group Chemical group 0.000 description 9
- 125000004494 ethyl ester group Chemical group 0.000 description 9
- 238000010348 incorporation Methods 0.000 description 9
- 230000000155 isotopic effect Effects 0.000 description 9
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 9
- 235000019341 magnesium sulphate Nutrition 0.000 description 9
- VVWRJUBEIPHGQF-UHFFFAOYSA-N propan-2-yl n-propan-2-yloxycarbonyliminocarbamate Chemical compound CC(C)OC(=O)N=NC(=O)OC(C)C VVWRJUBEIPHGQF-UHFFFAOYSA-N 0.000 description 9
- 102200128220 rs121909013 Human genes 0.000 description 9
- 102200132025 rs150212784 Human genes 0.000 description 9
- 102200132017 rs267606723 Human genes 0.000 description 9
- 102220020411 rs397508256 Human genes 0.000 description 9
- 102220020559 rs397508453 Human genes 0.000 description 9
- 102200128182 rs74551128 Human genes 0.000 description 9
- 239000002002 slurry Substances 0.000 description 9
- 239000007962 solid dispersion Substances 0.000 description 9
- 238000001228 spectrum Methods 0.000 description 9
- 239000000126 substance Substances 0.000 description 9
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 8
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 8
- 238000005481 NMR spectroscopy Methods 0.000 description 8
- XJHCXCQVJFPJIK-UHFFFAOYSA-M caesium fluoride Chemical compound [F-].[Cs+] XJHCXCQVJFPJIK-UHFFFAOYSA-M 0.000 description 8
- 125000004093 cyano group Chemical group *C#N 0.000 description 8
- 201000010099 disease Diseases 0.000 description 8
- 238000010438 heat treatment Methods 0.000 description 8
- 238000000338 in vitro Methods 0.000 description 8
- 239000004615 ingredient Substances 0.000 description 8
- KQNPFQTWMSNSAP-UHFFFAOYSA-N isobutyric acid Chemical compound CC(C)C(O)=O KQNPFQTWMSNSAP-UHFFFAOYSA-N 0.000 description 8
- 239000012280 lithium aluminium hydride Substances 0.000 description 8
- 229910052700 potassium Inorganic materials 0.000 description 8
- 239000011591 potassium Substances 0.000 description 8
- 238000010926 purge Methods 0.000 description 8
- 102200132106 rs11971167 Human genes 0.000 description 8
- 102200132105 rs193922525 Human genes 0.000 description 8
- 102200132015 rs74503330 Human genes 0.000 description 8
- 102200084783 rs749452002 Human genes 0.000 description 8
- 229920006395 saturated elastomer Polymers 0.000 description 8
- 239000000377 silicon dioxide Substances 0.000 description 8
- 229940124530 sulfonamide Drugs 0.000 description 8
- NODLZCJDRXTSJO-UHFFFAOYSA-N 1,3-dimethylpyrazole Chemical compound CC=1C=CN(C)N=1 NODLZCJDRXTSJO-UHFFFAOYSA-N 0.000 description 7
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 7
- 206010016654 Fibrosis Diseases 0.000 description 7
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 7
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 7
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 7
- 239000012230 colorless oil Substances 0.000 description 7
- 238000005859 coupling reaction Methods 0.000 description 7
- 230000004761 fibrosis Effects 0.000 description 7
- 239000012065 filter cake Substances 0.000 description 7
- ZXEKIIBDNHEJCQ-UHFFFAOYSA-N isobutanol Chemical compound CC(C)CO ZXEKIIBDNHEJCQ-UHFFFAOYSA-N 0.000 description 7
- 238000001565 modulated differential scanning calorimetry Methods 0.000 description 7
- 230000000269 nucleophilic effect Effects 0.000 description 7
- 235000018102 proteins Nutrition 0.000 description 7
- 102000004169 proteins and genes Human genes 0.000 description 7
- 102200128167 rs121908753 Human genes 0.000 description 7
- 102200132013 rs121909041 Human genes 0.000 description 7
- 102220020608 rs186045772 Human genes 0.000 description 7
- 102200132034 rs202179988 Human genes 0.000 description 7
- 102200092601 rs34536353 Human genes 0.000 description 7
- 102200128612 rs368505753 Human genes 0.000 description 7
- 102220020548 rs397508442 Human genes 0.000 description 7
- 102220020628 rs397508537 Human genes 0.000 description 7
- 102200086162 rs61754278 Human genes 0.000 description 7
- 102200132008 rs75541969 Human genes 0.000 description 7
- 238000010898 silica gel chromatography Methods 0.000 description 7
- 239000003039 volatile agent Substances 0.000 description 7
- 150000001412 amines Chemical class 0.000 description 6
- 150000001450 anions Chemical class 0.000 description 6
- 125000004429 atom Chemical group 0.000 description 6
- BVKZGUZCCUSVTD-UHFFFAOYSA-N carbonic acid Chemical compound OC(O)=O BVKZGUZCCUSVTD-UHFFFAOYSA-N 0.000 description 6
- 150000003857 carboxamides Chemical class 0.000 description 6
- 239000003153 chemical reaction reagent Substances 0.000 description 6
- 239000012043 crude product Substances 0.000 description 6
- 239000013078 crystal Substances 0.000 description 6
- 239000000284 extract Substances 0.000 description 6
- 239000008187 granular material Substances 0.000 description 6
- 238000003780 insertion Methods 0.000 description 6
- 230000037431 insertion Effects 0.000 description 6
- 210000004379 membrane Anatomy 0.000 description 6
- 239000012528 membrane Substances 0.000 description 6
- 229960003966 nicotinamide Drugs 0.000 description 6
- 229920000642 polymer Polymers 0.000 description 6
- WHYQCQRHPQBZHM-UHFFFAOYSA-N pyrazole-1-carboxylic acid Chemical compound OC(=O)N1C=CC=N1 WHYQCQRHPQBZHM-UHFFFAOYSA-N 0.000 description 6
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 6
- 230000002441 reversible effect Effects 0.000 description 6
- 102200128582 rs113993958 Human genes 0.000 description 6
- 102200128186 rs121908752 Human genes 0.000 description 6
- 102200092599 rs33971270 Human genes 0.000 description 6
- 102200132016 rs34911792 Human genes 0.000 description 6
- 102200128591 rs78655421 Human genes 0.000 description 6
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 6
- AJMDMNYTTSGFEL-LURJTMIESA-N (4s)-2,2,4-trimethylpyrrolidine Chemical compound C[C@@H]1CNC(C)(C)C1 AJMDMNYTTSGFEL-LURJTMIESA-N 0.000 description 5
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 description 5
- 125000006376 (C3-C10) cycloalkyl group Chemical group 0.000 description 5
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 5
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium on carbon Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 5
- 208000035467 Pancreatic insufficiency Diseases 0.000 description 5
- 244000000231 Sesamum indicum Species 0.000 description 5
- 230000009471 action Effects 0.000 description 5
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 5
- 230000033228 biological regulation Effects 0.000 description 5
- 150000001721 carbon Chemical group 0.000 description 5
- 238000004440 column chromatography Methods 0.000 description 5
- 230000008878 coupling Effects 0.000 description 5
- 238000010168 coupling process Methods 0.000 description 5
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 5
- 230000003247 decreasing effect Effects 0.000 description 5
- 230000002950 deficient Effects 0.000 description 5
- 238000001035 drying Methods 0.000 description 5
- 230000009977 dual effect Effects 0.000 description 5
- 150000002148 esters Chemical class 0.000 description 5
- 238000001704 evaporation Methods 0.000 description 5
- 230000008020 evaporation Effects 0.000 description 5
- 238000005227 gel permeation chromatography Methods 0.000 description 5
- 238000000589 high-performance liquid chromatography-mass spectrometry Methods 0.000 description 5
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 5
- 239000005457 ice water Substances 0.000 description 5
- 238000001871 ion mobility spectroscopy Methods 0.000 description 5
- 230000001404 mediated effect Effects 0.000 description 5
- VNWKTOKETHGBQD-UHFFFAOYSA-N methane Chemical class C VNWKTOKETHGBQD-UHFFFAOYSA-N 0.000 description 5
- 235000019260 propionic acid Nutrition 0.000 description 5
- IUVKMZGDUIUOCP-BTNSXGMBSA-N quinbolone Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)CC[C@@]21C)C1=CCCC1 IUVKMZGDUIUOCP-BTNSXGMBSA-N 0.000 description 5
- 230000001105 regulatory effect Effects 0.000 description 5
- 102200128203 rs121908755 Human genes 0.000 description 5
- 239000011780 sodium chloride Substances 0.000 description 5
- HXJUTPCZVOIRIF-UHFFFAOYSA-N sulfolane Chemical compound O=S1(=O)CCCC1 HXJUTPCZVOIRIF-UHFFFAOYSA-N 0.000 description 5
- 150000003456 sulfonamides Chemical class 0.000 description 5
- 208000024891 symptom Diseases 0.000 description 5
- 238000002411 thermogravimetry Methods 0.000 description 5
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical class CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 5
- 125000006645 (C3-C4) cycloalkyl group Chemical group 0.000 description 4
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 4
- IBYHHJPAARCAIE-UHFFFAOYSA-N 1-bromo-2-chloroethane Chemical compound ClCCBr IBYHHJPAARCAIE-UHFFFAOYSA-N 0.000 description 4
- ICKWICRCANNIBI-UHFFFAOYSA-N 2,4-di-tert-butylphenol Chemical compound CC(C)(C)C1=CC=C(O)C(C(C)(C)C)=C1 ICKWICRCANNIBI-UHFFFAOYSA-N 0.000 description 4
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 4
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical class [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 4
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 4
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 4
- 206010011224 Cough Diseases 0.000 description 4
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 4
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 4
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 4
- RAHZWNYVWXNFOC-UHFFFAOYSA-N Sulphur dioxide Chemical compound O=S=O RAHZWNYVWXNFOC-UHFFFAOYSA-N 0.000 description 4
- 241001122767 Theaceae Species 0.000 description 4
- 150000007513 acids Chemical group 0.000 description 4
- 229910052782 aluminium Inorganic materials 0.000 description 4
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 4
- 238000004458 analytical method Methods 0.000 description 4
- RDOXTESZEPMUJZ-UHFFFAOYSA-N anisole Chemical compound COC1=CC=CC=C1 RDOXTESZEPMUJZ-UHFFFAOYSA-N 0.000 description 4
- 238000003556 assay Methods 0.000 description 4
- 239000012298 atmosphere Substances 0.000 description 4
- 230000008859 change Effects 0.000 description 4
- 239000006185 dispersion Substances 0.000 description 4
- 230000037433 frameshift Effects 0.000 description 4
- 239000000499 gel Substances 0.000 description 4
- 230000001965 increasing effect Effects 0.000 description 4
- 239000011777 magnesium Substances 0.000 description 4
- 229910052749 magnesium Inorganic materials 0.000 description 4
- 229910052751 metal Inorganic materials 0.000 description 4
- 239000002184 metal Substances 0.000 description 4
- 239000012299 nitrogen atmosphere Substances 0.000 description 4
- 239000002244 precipitate Substances 0.000 description 4
- 230000009467 reduction Effects 0.000 description 4
- 102200128619 rs115545701 Human genes 0.000 description 4
- 102200128243 rs1800098 Human genes 0.000 description 4
- 102200128273 rs1800100 Human genes 0.000 description 4
- 239000011343 solid material Substances 0.000 description 4
- 239000007858 starting material Substances 0.000 description 4
- IMNIMPAHZVJRPE-UHFFFAOYSA-N triethylenediamine Chemical compound C1CN2CCN1CC2 IMNIMPAHZVJRPE-UHFFFAOYSA-N 0.000 description 4
- LZDKZFUFMNSQCJ-UHFFFAOYSA-N 1,2-diethoxyethane Chemical compound CCOCCOCC LZDKZFUFMNSQCJ-UHFFFAOYSA-N 0.000 description 3
- FQQRVLUHFKWHRT-UHFFFAOYSA-N 1,3-dimethylpyrazole-4-sulfonamide Chemical compound CC1=NN(C)C=C1S(N)(=O)=O FQQRVLUHFKWHRT-UHFFFAOYSA-N 0.000 description 3
- QQZOPKMRPOGIEB-UHFFFAOYSA-N 2-Oxohexane Chemical compound CCCCC(C)=O QQZOPKMRPOGIEB-UHFFFAOYSA-N 0.000 description 3
- FGLBSLMDCBOPQK-UHFFFAOYSA-N 2-nitropropane Chemical compound CC(C)[N+]([O-])=O FGLBSLMDCBOPQK-UHFFFAOYSA-N 0.000 description 3
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 3
- KMNVXGCAERLCAZ-UHFFFAOYSA-N 5,5-dimethyl-3-propan-2-ylpyrrolidin-2-one Chemical compound CC1(CC(C(N1)=O)C(C)C)C KMNVXGCAERLCAZ-UHFFFAOYSA-N 0.000 description 3
- QXAUPUZBANXHAK-UHFFFAOYSA-N 5-oxo-1h-pyrazole-2-carboxylic acid Chemical compound OC(=O)N1C=CC(=O)N1 QXAUPUZBANXHAK-UHFFFAOYSA-N 0.000 description 3
- 108091006515 Anion channels Proteins 0.000 description 3
- 102000037829 Anion channels Human genes 0.000 description 3
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 3
- 101100096979 Caenorhabditis elegans sto-1 gene Proteins 0.000 description 3
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 3
- VPJUROIQDXZFAQ-JTQLQIEISA-N N-[(4S)-2,2,4-trimethylpyrrolidin-1-yl]pyridine-3-carboxamide Chemical compound N1=CC(=CC=C1)C(=O)NN1C(C[C@@H](C1)C)(C)C VPJUROIQDXZFAQ-JTQLQIEISA-N 0.000 description 3
- PUPBQYFIFPTVBT-UHFFFAOYSA-N N-sulfonylpyridine-3-carboxamide Chemical compound S(=O)(=O)=NC(=O)C=1C=NC=CC=1 PUPBQYFIFPTVBT-UHFFFAOYSA-N 0.000 description 3
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 description 3
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- WTKZEGDFNFYCGP-UHFFFAOYSA-N Pyrazole Chemical compound C=1C=NNC=1 WTKZEGDFNFYCGP-UHFFFAOYSA-N 0.000 description 3
- 239000007868 Raney catalyst Substances 0.000 description 3
- NPXOKRUENSOPAO-UHFFFAOYSA-N Raney nickel Chemical compound [Al].[Ni] NPXOKRUENSOPAO-UHFFFAOYSA-N 0.000 description 3
- 229910000564 Raney nickel Inorganic materials 0.000 description 3
- 238000002441 X-ray diffraction Methods 0.000 description 3
- 229910052783 alkali metal Inorganic materials 0.000 description 3
- 150000001342 alkaline earth metals Chemical class 0.000 description 3
- 235000019270 ammonium chloride Nutrition 0.000 description 3
- 102220355060 c.1546C>G Human genes 0.000 description 3
- 125000000131 cyclopropyloxy group Chemical group C1(CC1)O* 0.000 description 3
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 3
- 238000006073 displacement reaction Methods 0.000 description 3
- 239000003623 enhancer Substances 0.000 description 3
- 210000000981 epithelium Anatomy 0.000 description 3
- OAYLNYINCPYISS-UHFFFAOYSA-N ethyl acetate;hexane Chemical class CCCCCC.CCOC(C)=O OAYLNYINCPYISS-UHFFFAOYSA-N 0.000 description 3
- 239000007789 gas Substances 0.000 description 3
- 230000006872 improvement Effects 0.000 description 3
- 238000001727 in vivo Methods 0.000 description 3
- 230000000670 limiting effect Effects 0.000 description 3
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 3
- 239000000314 lubricant Substances 0.000 description 3
- 150000004702 methyl esters Chemical class 0.000 description 3
- 238000002156 mixing Methods 0.000 description 3
- PVNIIMVLHYAWGP-UHFFFAOYSA-M nicotinate Chemical compound [O-]C(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-M 0.000 description 3
- TVMXDCGIABBOFY-UHFFFAOYSA-N octane Chemical class CCCCCCCC TVMXDCGIABBOFY-UHFFFAOYSA-N 0.000 description 3
- 229910052760 oxygen Inorganic materials 0.000 description 3
- 230000000144 pharmacologic effect Effects 0.000 description 3
- 238000001556 precipitation Methods 0.000 description 3
- 238000010791 quenching Methods 0.000 description 3
- 230000005855 radiation Effects 0.000 description 3
- 210000001533 respiratory mucosa Anatomy 0.000 description 3
- 238000002390 rotary evaporation Methods 0.000 description 3
- 102200128163 rs147422190 Human genes 0.000 description 3
- 102200128210 rs74571530 Human genes 0.000 description 3
- 102200122254 rs764549054 Human genes 0.000 description 3
- 102200128169 rs77932196 Human genes 0.000 description 3
- 102200132108 rs80034486 Human genes 0.000 description 3
- 230000028327 secretion Effects 0.000 description 3
- 238000000926 separation method Methods 0.000 description 3
- 239000001488 sodium phosphate Substances 0.000 description 3
- 229910000162 sodium phosphate Inorganic materials 0.000 description 3
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 3
- RYFMWSXOAZQYPI-UHFFFAOYSA-K trisodium phosphate Chemical compound [Na+].[Na+].[Na+].[O-]P([O-])([O-])=O RYFMWSXOAZQYPI-UHFFFAOYSA-K 0.000 description 3
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical class CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 3
- 238000005406 washing Methods 0.000 description 3
- 239000008096 xylene Substances 0.000 description 3
- JJXUKXQTFKDOSH-YFKPBYRVSA-N (3S)-3,5,5-trimethylpyrrolidin-2-one Chemical compound C[C@@H]1C(NC(C1)(C)C)=O JJXUKXQTFKDOSH-YFKPBYRVSA-N 0.000 description 2
- FTTATHOUSOIFOQ-UHFFFAOYSA-N 1,2,3,4,6,7,8,8a-octahydropyrrolo[1,2-a]pyrazine Chemical compound C1NCCN2CCCC21 FTTATHOUSOIFOQ-UHFFFAOYSA-N 0.000 description 2
- LSZQMSSIUQNTDX-UHFFFAOYSA-N 1,5-dimethylpyrazole Chemical compound CC1=CC=NN1C LSZQMSSIUQNTDX-UHFFFAOYSA-N 0.000 description 2
- VIWYWRSFQRIVPI-UHFFFAOYSA-N 2,4-ditert-butyl-5-nitrophenol Chemical compound CC(C)(C)C1=CC(C(C)(C)C)=C([N+]([O-])=O)C=C1O VIWYWRSFQRIVPI-UHFFFAOYSA-N 0.000 description 2
- AJPKQSSFYHPYMH-UHFFFAOYSA-N 2,6-dichloropyridine-3-carboxylic acid Chemical compound OC(=O)C1=CC=C(Cl)N=C1Cl AJPKQSSFYHPYMH-UHFFFAOYSA-N 0.000 description 2
- MUWWYVWFWGHCSP-UHFFFAOYSA-N 2-tert-butyl-4-methylpent-4-en-1-amine Chemical compound C(C)(C)(C)C(CN)CC(=C)C MUWWYVWFWGHCSP-UHFFFAOYSA-N 0.000 description 2
- XFOWYEKVIRMOBI-UHFFFAOYSA-N 3,3-dimethylbutanenitrile Chemical compound CC(C)(C)CC#N XFOWYEKVIRMOBI-UHFFFAOYSA-N 0.000 description 2
- VGUWZCUCNQXGBU-UHFFFAOYSA-N 3-[(4-methylpiperazin-1-yl)methyl]-5-nitro-1h-indole Chemical compound C1CN(C)CCN1CC1=CNC2=CC=C([N+]([O-])=O)C=C12 VGUWZCUCNQXGBU-UHFFFAOYSA-N 0.000 description 2
- ILNJBIQQAIIMEY-UHFFFAOYSA-N 4-oxo-1h-quinoline-3-carboxylic acid Chemical compound C1=CC=CC2=C(O)C(C(=O)O)=CN=C21 ILNJBIQQAIIMEY-UHFFFAOYSA-N 0.000 description 2
- BKSDHPHOWDUJNB-UHFFFAOYSA-N 5-amino-2,4-ditert-butylphenol Chemical compound CC(C)(C)C1=CC(C(C)(C)C)=C(O)C=C1N BKSDHPHOWDUJNB-UHFFFAOYSA-N 0.000 description 2
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 2
- PAYRUJLWNCNPSJ-UHFFFAOYSA-N Aniline Chemical compound NC1=CC=CC=C1 PAYRUJLWNCNPSJ-UHFFFAOYSA-N 0.000 description 2
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 2
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 2
- OKTJSMMVPCPJKN-NJFSPNSNSA-N Carbon-14 Chemical compound [14C] OKTJSMMVPCPJKN-NJFSPNSNSA-N 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- 241000207199 Citrus Species 0.000 description 2
- LVZWSLJZHVFIQJ-UHFFFAOYSA-N Cyclopropane Chemical compound C1CC1 LVZWSLJZHVFIQJ-UHFFFAOYSA-N 0.000 description 2
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 2
- LCGLNKUTAGEVQW-UHFFFAOYSA-N Dimethyl ether Chemical compound COC LCGLNKUTAGEVQW-UHFFFAOYSA-N 0.000 description 2
- ROSDSFDQCJNGOL-UHFFFAOYSA-N Dimethylamine Chemical compound CNC ROSDSFDQCJNGOL-UHFFFAOYSA-N 0.000 description 2
- IAYPIBMASNFSPL-UHFFFAOYSA-N Ethylene oxide Chemical compound C1CO1 IAYPIBMASNFSPL-UHFFFAOYSA-N 0.000 description 2
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 2
- 101000652482 Homo sapiens TBC1 domain family member 8 Proteins 0.000 description 2
- OAKJQQAXSVQMHS-UHFFFAOYSA-N Hydrazine Chemical compound NN OAKJQQAXSVQMHS-UHFFFAOYSA-N 0.000 description 2
- COLNVLDHVKWLRT-QMMMGPOBSA-N L-phenylalanine Chemical compound OC(=O)[C@@H](N)CC1=CC=CC=C1 COLNVLDHVKWLRT-QMMMGPOBSA-N 0.000 description 2
- 102000018697 Membrane Proteins Human genes 0.000 description 2
- 108010052285 Membrane Proteins Proteins 0.000 description 2
- 241001465754 Metazoa Species 0.000 description 2
- 102000018658 Myotonin-Protein Kinase Human genes 0.000 description 2
- 108010052185 Myotonin-Protein Kinase Proteins 0.000 description 2
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 2
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 2
- JRNVZBWKYDBUCA-UHFFFAOYSA-N N-chlorosuccinimide Chemical compound ClN1C(=O)CCC1=O JRNVZBWKYDBUCA-UHFFFAOYSA-N 0.000 description 2
- UQFQONCQIQEYPJ-UHFFFAOYSA-N N-methylpyrazole Chemical compound CN1C=CC=N1 UQFQONCQIQEYPJ-UHFFFAOYSA-N 0.000 description 2
- 229910002651 NO3 Inorganic materials 0.000 description 2
- UFWIBTONFRDIAS-UHFFFAOYSA-N Naphthalene Chemical compound C1=CC=CC2=CC=CC=C21 UFWIBTONFRDIAS-UHFFFAOYSA-N 0.000 description 2
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 2
- 229910019142 PO4 Inorganic materials 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- OAICVXFJPJFONN-UHFFFAOYSA-N Phosphorus Chemical compound [P] OAICVXFJPJFONN-UHFFFAOYSA-N 0.000 description 2
- 102100030302 TBC1 domain family member 8 Human genes 0.000 description 2
- 238000010521 absorption reaction Methods 0.000 description 2
- 238000009825 accumulation Methods 0.000 description 2
- 230000002378 acidificating effect Effects 0.000 description 2
- 230000010933 acylation Effects 0.000 description 2
- 238000005917 acylation reaction Methods 0.000 description 2
- ORILYTVJVMAKLC-UHFFFAOYSA-N adamantane Chemical compound C1C(C2)CC3CC1CC2C3 ORILYTVJVMAKLC-UHFFFAOYSA-N 0.000 description 2
- 239000002671 adjuvant Substances 0.000 description 2
- 235000010443 alginic acid Nutrition 0.000 description 2
- 229920000615 alginic acid Polymers 0.000 description 2
- 150000001340 alkali metals Chemical class 0.000 description 2
- FPIPGXGPPPQFEQ-OVSJKPMPSA-N all-trans-retinol Chemical compound OC\C=C(/C)\C=C\C=C(/C)\C=C\C1=C(C)CCCC1(C)C FPIPGXGPPPQFEQ-OVSJKPMPSA-N 0.000 description 2
- 229940024606 amino acid Drugs 0.000 description 2
- 235000001014 amino acid Nutrition 0.000 description 2
- 150000001413 amino acids Chemical class 0.000 description 2
- 239000000908 ammonium hydroxide Substances 0.000 description 2
- 229920006125 amorphous polymer Polymers 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 229910052786 argon Inorganic materials 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- 125000002619 bicyclic group Chemical group 0.000 description 2
- 239000011230 binding agent Substances 0.000 description 2
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 102220384476 c.3806T>A Human genes 0.000 description 2
- 229910052792 caesium Inorganic materials 0.000 description 2
- TVFDJXOCXUVLDH-UHFFFAOYSA-N caesium atom Chemical compound [Cs] TVFDJXOCXUVLDH-UHFFFAOYSA-N 0.000 description 2
- 125000004432 carbon atom Chemical group C* 0.000 description 2
- 229910002091 carbon monoxide Inorganic materials 0.000 description 2
- 150000007942 carboxylates Chemical class 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 239000003054 catalyst Substances 0.000 description 2
- 239000001913 cellulose Substances 0.000 description 2
- 229920002678 cellulose Polymers 0.000 description 2
- KXZJHVJKXJLBKO-UHFFFAOYSA-N chembl1408157 Chemical compound N=1C2=CC=CC=C2C(C(=O)O)=CC=1C1=CC=C(O)C=C1 KXZJHVJKXJLBKO-UHFFFAOYSA-N 0.000 description 2
- NEHMKBQYUWJMIP-UHFFFAOYSA-N chloromethane Chemical compound ClC NEHMKBQYUWJMIP-UHFFFAOYSA-N 0.000 description 2
- ZCDOYSPFYFSLEW-UHFFFAOYSA-N chromate(2-) Chemical compound [O-][Cr]([O-])(=O)=O ZCDOYSPFYFSLEW-UHFFFAOYSA-N 0.000 description 2
- 235000020971 citrus fruits Nutrition 0.000 description 2
- 239000002131 composite material Substances 0.000 description 2
- 239000013058 crude material Substances 0.000 description 2
- 238000002425 crystallisation Methods 0.000 description 2
- 230000008025 crystallization Effects 0.000 description 2
- AUQDITHEDVOTCU-UHFFFAOYSA-N cyclopropyl cyanide Chemical compound N#CC1CC1 AUQDITHEDVOTCU-UHFFFAOYSA-N 0.000 description 2
- 230000034994 death Effects 0.000 description 2
- 238000000354 decomposition reaction Methods 0.000 description 2
- 239000012973 diazabicyclooctane Substances 0.000 description 2
- 235000005911 diet Nutrition 0.000 description 2
- 230000037213 diet Effects 0.000 description 2
- 238000000113 differential scanning calorimetry Methods 0.000 description 2
- 208000035475 disorder Diseases 0.000 description 2
- 238000004821 distillation Methods 0.000 description 2
- 238000009826 distribution Methods 0.000 description 2
- 239000002552 dosage form Substances 0.000 description 2
- 238000007876 drug discovery Methods 0.000 description 2
- 239000003792 electrolyte Substances 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 210000002472 endoplasmic reticulum Anatomy 0.000 description 2
- 210000002919 epithelial cell Anatomy 0.000 description 2
- MMXKVMNBHPAILY-UHFFFAOYSA-N ethyl laurate Chemical compound CCCCCCCCCCCC(=O)OCC MMXKVMNBHPAILY-UHFFFAOYSA-N 0.000 description 2
- 238000002474 experimental method Methods 0.000 description 2
- 239000012530 fluid Substances 0.000 description 2
- 125000004216 fluoromethyl group Chemical group [H]C([H])(F)* 0.000 description 2
- 239000006260 foam Substances 0.000 description 2
- 238000009472 formulation Methods 0.000 description 2
- 231100000221 frame shift mutation induction Toxicity 0.000 description 2
- 239000012458 free base Substances 0.000 description 2
- 230000005283 ground state Effects 0.000 description 2
- 125000005843 halogen group Chemical group 0.000 description 2
- 125000005842 heteroatom Chemical group 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 230000001744 histochemical effect Effects 0.000 description 2
- 150000003840 hydrochlorides Chemical class 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 125000004029 hydroxymethyl group Chemical group [H]OC([H])([H])* 0.000 description 2
- 230000001939 inductive effect Effects 0.000 description 2
- 238000002347 injection Methods 0.000 description 2
- 239000007924 injection Substances 0.000 description 2
- JMMWKPVZQRWMSS-UHFFFAOYSA-N isopropyl acetate Chemical compound CC(C)OC(C)=O JMMWKPVZQRWMSS-UHFFFAOYSA-N 0.000 description 2
- FMKOJHQHASLBPH-UHFFFAOYSA-N isopropyl iodide Chemical compound CC(C)I FMKOJHQHASLBPH-UHFFFAOYSA-N 0.000 description 2
- 229910000103 lithium hydride Inorganic materials 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- PSGAAPLEWMOORI-PEINSRQWSA-N medroxyprogesterone acetate Chemical compound C([C@@]12C)CC(=O)C=C1[C@@H](C)C[C@@H]1[C@@H]2CC[C@]2(C)[C@@](OC(C)=O)(C(C)=O)CC[C@H]21 PSGAAPLEWMOORI-PEINSRQWSA-N 0.000 description 2
- 238000002844 melting Methods 0.000 description 2
- 230000008018 melting Effects 0.000 description 2
- 230000004060 metabolic process Effects 0.000 description 2
- 229910000000 metal hydroxide Inorganic materials 0.000 description 2
- 150000004692 metal hydroxides Chemical class 0.000 description 2
- UZKWTJUDCOPSNM-UHFFFAOYSA-N methoxybenzene Substances CCCCOC=C UZKWTJUDCOPSNM-UHFFFAOYSA-N 0.000 description 2
- ZAWDJWIMNKPIIE-UHFFFAOYSA-N methyl 2-ethyl-4-methyl-4-nitropentanoate Chemical compound C(C)C(C(=O)OC)CC(C)([N+](=O)[O-])C ZAWDJWIMNKPIIE-UHFFFAOYSA-N 0.000 description 2
- 150000007522 mineralic acids Chemical class 0.000 description 2
- 210000003097 mucus Anatomy 0.000 description 2
- SGCKSDJIMSBTFY-UHFFFAOYSA-N n-sulfonylformamide Chemical compound O=CN=S(=O)=O SGCKSDJIMSBTFY-UHFFFAOYSA-N 0.000 description 2
- 230000007935 neutral effect Effects 0.000 description 2
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 2
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 238000007254 oxidation reaction Methods 0.000 description 2
- 230000004783 oxidative metabolism Effects 0.000 description 2
- 229910052763 palladium Inorganic materials 0.000 description 2
- 230000036961 partial effect Effects 0.000 description 2
- 239000002245 particle Substances 0.000 description 2
- VLTRZXGMWDSKGL-UHFFFAOYSA-N perchloric acid Chemical compound OCl(=O)(=O)=O VLTRZXGMWDSKGL-UHFFFAOYSA-N 0.000 description 2
- COLNVLDHVKWLRT-UHFFFAOYSA-N phenylalanine Natural products OC(=O)C(N)CC1=CC=CC=C1 COLNVLDHVKWLRT-UHFFFAOYSA-N 0.000 description 2
- 235000021317 phosphate Nutrition 0.000 description 2
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 2
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 2
- 230000000171 quenching effect Effects 0.000 description 2
- 230000000241 respiratory effect Effects 0.000 description 2
- MHOVAHRLVXNVSD-UHFFFAOYSA-N rhodium atom Chemical compound [Rh] MHOVAHRLVXNVSD-UHFFFAOYSA-N 0.000 description 2
- 102200160628 rs1042393 Human genes 0.000 description 2
- 102200128615 rs121908750 Human genes 0.000 description 2
- 102220020418 rs121909006 Human genes 0.000 description 2
- 102200128225 rs121909006 Human genes 0.000 description 2
- 102200128252 rs121909008 Human genes 0.000 description 2
- 102200128198 rs121909016 Human genes 0.000 description 2
- 102200132029 rs121909019 Human genes 0.000 description 2
- 102220002744 rs121909021 Human genes 0.000 description 2
- 102200128251 rs121909034 Human genes 0.000 description 2
- 102200128217 rs121909044 Human genes 0.000 description 2
- 102200101626 rs121964978 Human genes 0.000 description 2
- 102220080376 rs138211345 Human genes 0.000 description 2
- 102220020811 rs138338446 Human genes 0.000 description 2
- 102220289395 rs141482808 Human genes 0.000 description 2
- 102200075212 rs143010236 Human genes 0.000 description 2
- 102200132024 rs144055758 Human genes 0.000 description 2
- 102220020832 rs148519623 Human genes 0.000 description 2
- 102220020585 rs149279509 Human genes 0.000 description 2
- 102200128605 rs149353983 Human genes 0.000 description 2
- 102200128257 rs151048781 Human genes 0.000 description 2
- 102220344115 rs1554785242 Human genes 0.000 description 2
- 102200128608 rs1800073 Human genes 0.000 description 2
- 102200128620 rs1800076 Human genes 0.000 description 2
- 102200128227 rs1800097 Human genes 0.000 description 2
- 102200128253 rs1800111 Human genes 0.000 description 2
- 102200132026 rs1800112 Human genes 0.000 description 2
- 102200132006 rs1800120 Human genes 0.000 description 2
- 102220088961 rs189437004 Human genes 0.000 description 2
- 102200128192 rs191456345 Human genes 0.000 description 2
- 102220339097 rs200955612 Human genes 0.000 description 2
- 102200128238 rs201124247 Human genes 0.000 description 2
- 102220020508 rs201386642 Human genes 0.000 description 2
- 102220020540 rs201759207 Human genes 0.000 description 2
- 102200042493 rs28909982 Human genes 0.000 description 2
- 102200018965 rs371518124 Human genes 0.000 description 2
- 102200036929 rs387907087 Human genes 0.000 description 2
- 102200033758 rs387907241 Human genes 0.000 description 2
- 102200128170 rs397508146 Human genes 0.000 description 2
- 102220020359 rs397508154 Human genes 0.000 description 2
- 102200128209 rs397508225 Human genes 0.000 description 2
- 102220020421 rs397508272 Human genes 0.000 description 2
- 102200128226 rs397508277 Human genes 0.000 description 2
- 102200128244 rs397508288 Human genes 0.000 description 2
- 102220020440 rs397508297 Human genes 0.000 description 2
- 102200128241 rs397508306 Human genes 0.000 description 2
- 102220020456 rs397508310 Human genes 0.000 description 2
- 102200128271 rs397508316 Human genes 0.000 description 2
- 102200128276 rs397508378 Human genes 0.000 description 2
- 102220020566 rs397508462 Human genes 0.000 description 2
- 102200128586 rs397508464 Human genes 0.000 description 2
- 102220020586 rs397508488 Human genes 0.000 description 2
- 102220020591 rs397508498 Human genes 0.000 description 2
- 102220020602 rs397508513 Human genes 0.000 description 2
- 102220020614 rs397508522 Human genes 0.000 description 2
- 102200132011 rs397508531 Human genes 0.000 description 2
- 102220020625 rs397508533 Human genes 0.000 description 2
- 102220450633 rs397508572 Human genes 0.000 description 2
- 102220020649 rs397508573 Human genes 0.000 description 2
- 102220020672 rs397508602 Human genes 0.000 description 2
- 102200132113 rs397508616 Human genes 0.000 description 2
- 102200128607 rs397508635 Human genes 0.000 description 2
- 102220457918 rs397508678 Human genes 0.000 description 2
- 102220020833 rs397508796 Human genes 0.000 description 2
- 102200144543 rs397515439 Human genes 0.000 description 2
- 102200093459 rs397517963 Human genes 0.000 description 2
- 102200131525 rs57045855 Human genes 0.000 description 2
- 102220000257 rs62514891 Human genes 0.000 description 2
- 102200132019 rs75389940 Human genes 0.000 description 2
- 102200128617 rs75961395 Human genes 0.000 description 2
- 102220020447 rs77284892 Human genes 0.000 description 2
- 102220405937 rs773569201 Human genes 0.000 description 2
- 102200132028 rs78194216 Human genes 0.000 description 2
- 102200128588 rs78655421 Human genes 0.000 description 2
- 102200128589 rs78655421 Human genes 0.000 description 2
- 102200132033 rs78769542 Human genes 0.000 description 2
- 102200132030 rs79635528 Human genes 0.000 description 2
- 102200128229 rs80055610 Human genes 0.000 description 2
- 102220220450 rs80358570 Human genes 0.000 description 2
- 102220085748 rs864309723 Human genes 0.000 description 2
- 239000012047 saturated solution Substances 0.000 description 2
- 235000017557 sodium bicarbonate Nutrition 0.000 description 2
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 2
- LPXPTNMVRIOKMN-UHFFFAOYSA-M sodium nitrite Chemical compound [Na+].[O-]N=O LPXPTNMVRIOKMN-UHFFFAOYSA-M 0.000 description 2
- 159000000000 sodium salts Chemical class 0.000 description 2
- 238000000371 solid-state nuclear magnetic resonance spectroscopy Methods 0.000 description 2
- 241000894007 species Species 0.000 description 2
- 238000009987 spinning Methods 0.000 description 2
- 239000007921 spray Substances 0.000 description 2
- 239000000758 substrate Substances 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-N succinic acid Chemical compound OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 2
- 239000004094 surface-active agent Substances 0.000 description 2
- 210000004243 sweat Anatomy 0.000 description 2
- 238000002636 symptomatic treatment Methods 0.000 description 2
- NJBGXPJITDKQPS-UHFFFAOYSA-N tert-butyl 5-oxo-1h-pyrazole-2-carboxylate Chemical compound CC(C)(C)OC(=O)N1C=CC(O)=N1 NJBGXPJITDKQPS-UHFFFAOYSA-N 0.000 description 2
- FQFILJKFZCVHNH-UHFFFAOYSA-N tert-butyl n-[3-[(5-bromo-2-chloropyrimidin-4-yl)amino]propyl]carbamate Chemical compound CC(C)(C)OC(=O)NCCCNC1=NC(Cl)=NC=C1Br FQFILJKFZCVHNH-UHFFFAOYSA-N 0.000 description 2
- BSJFXAFLSWDUPK-UHFFFAOYSA-N tert-butyl pyrazole-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1C=CC=N1 BSJFXAFLSWDUPK-UHFFFAOYSA-N 0.000 description 2
- BCNZYOJHNLTNEZ-UHFFFAOYSA-N tert-butyldimethylsilyl chloride Chemical compound CC(C)(C)[Si](C)(C)Cl BCNZYOJHNLTNEZ-UHFFFAOYSA-N 0.000 description 2
- 230000002588 toxic effect Effects 0.000 description 2
- 210000004291 uterus Anatomy 0.000 description 2
- 238000001291 vacuum drying Methods 0.000 description 2
- 229940070710 valerate Drugs 0.000 description 2
- NQPDZGIKBAWPEJ-UHFFFAOYSA-N valeric acid Chemical compound CCCCC(O)=O NQPDZGIKBAWPEJ-UHFFFAOYSA-N 0.000 description 2
- 229920002554 vinyl polymer Polymers 0.000 description 2
- 239000001993 wax Substances 0.000 description 2
- 238000005303 weighing Methods 0.000 description 2
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 1
- ABJSOROVZZKJGI-OCYUSGCXSA-N (1r,2r,4r)-2-(4-bromophenyl)-n-[(4-chlorophenyl)-(2-fluoropyridin-4-yl)methyl]-4-morpholin-4-ylcyclohexane-1-carboxamide Chemical compound C1=NC(F)=CC(C(NC(=O)[C@H]2[C@@H](C[C@@H](CC2)N2CCOCC2)C=2C=CC(Br)=CC=2)C=2C=CC(Cl)=CC=2)=C1 ABJSOROVZZKJGI-OCYUSGCXSA-N 0.000 description 1
- GUBYTKCYAJWUCF-YFKPBYRVSA-N (2S)-2,4-dimethyl-4-nitropentanoic acid Chemical compound C[C@@H](CC(C)(C)[N+]([O-])=O)C(O)=O GUBYTKCYAJWUCF-YFKPBYRVSA-N 0.000 description 1
- NWZSZGALRFJKBT-KNIFDHDWSA-N (2s)-2,6-diaminohexanoic acid;(2s)-2-hydroxybutanedioic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O.NCCCC[C@H](N)C(O)=O NWZSZGALRFJKBT-KNIFDHDWSA-N 0.000 description 1
- HUWSZNZAROKDRZ-RRLWZMAJSA-N (3r,4r)-3-azaniumyl-5-[[(2s,3r)-1-[(2s)-2,3-dicarboxypyrrolidin-1-yl]-3-methyl-1-oxopentan-2-yl]amino]-5-oxo-4-sulfanylpentane-1-sulfonate Chemical compound OS(=O)(=O)CC[C@@H](N)[C@@H](S)C(=O)N[C@@H]([C@H](C)CC)C(=O)N1CCC(C(O)=O)[C@H]1C(O)=O HUWSZNZAROKDRZ-RRLWZMAJSA-N 0.000 description 1
- YQOLEILXOBUDMU-KRWDZBQOSA-N (4R)-5-[(6-bromo-3-methyl-2-pyrrolidin-1-ylquinoline-4-carbonyl)amino]-4-(2-chlorophenyl)pentanoic acid Chemical compound CC1=C(C2=C(C=CC(=C2)Br)N=C1N3CCCC3)C(=O)NC[C@H](CCC(=O)O)C4=CC=CC=C4Cl YQOLEILXOBUDMU-KRWDZBQOSA-N 0.000 description 1
- VFUQDUGKYYDRMT-NSCUHMNNSA-N (e)-3-methoxyprop-2-enoic acid Chemical compound CO\C=C\C(O)=O VFUQDUGKYYDRMT-NSCUHMNNSA-N 0.000 description 1
- STDJRYDBFFDKCR-UHFFFAOYSA-N 1,2,2-trimethylpyrrolidine Chemical compound CN1CCCC1(C)C STDJRYDBFFDKCR-UHFFFAOYSA-N 0.000 description 1
- QVCUKHQDEZNNOC-UHFFFAOYSA-N 1,2-diazabicyclo[2.2.2]octane Chemical compound C1CC2CCN1NC2 QVCUKHQDEZNNOC-UHFFFAOYSA-N 0.000 description 1
- KWPVLUWTOJHTFX-UHFFFAOYSA-N 1,3,3-trimethylpyrrolidin-2-one Chemical compound CN1CCC(C)(C)C1=O KWPVLUWTOJHTFX-UHFFFAOYSA-N 0.000 description 1
- YJTKZCDBKVTVBY-UHFFFAOYSA-N 1,3-Diphenylbenzene Chemical group C1=CC=CC=C1C1=CC=CC(C=2C=CC=CC=2)=C1 YJTKZCDBKVTVBY-UHFFFAOYSA-N 0.000 description 1
- FEXJCHDDGWUCAI-UHFFFAOYSA-N 1,3-dimethyl-1h-pyrazol-1-ium;chloride Chemical compound Cl.CC=1C=CN(C)N=1 FEXJCHDDGWUCAI-UHFFFAOYSA-N 0.000 description 1
- BCNBMSZKALBQEF-UHFFFAOYSA-N 1,3-dimethylpyrrolidin-2-one Chemical compound CC1CCN(C)C1=O BCNBMSZKALBQEF-UHFFFAOYSA-N 0.000 description 1
- ABADUMLIAZCWJD-UHFFFAOYSA-N 1,3-dioxole Chemical compound C1OC=CO1 ABADUMLIAZCWJD-UHFFFAOYSA-N 0.000 description 1
- VYXHVRARDIDEHS-UHFFFAOYSA-N 1,5-cyclooctadiene Chemical compound C1CC=CCCC=C1 VYXHVRARDIDEHS-UHFFFAOYSA-N 0.000 description 1
- 239000004912 1,5-cyclooctadiene Substances 0.000 description 1
- UQWGJSMSRNAREF-UHFFFAOYSA-N 1,5-dimethylpyrazole-4-sulfonamide Chemical compound CC1=C(S(N)(=O)=O)C=NN1C UQWGJSMSRNAREF-UHFFFAOYSA-N 0.000 description 1
- SKCBKBCACWDALV-UHFFFAOYSA-N 1-(trifluoromethyl)cyclopropane-1-carboxylic acid Chemical compound OC(=O)C1(C(F)(F)F)CC1 SKCBKBCACWDALV-UHFFFAOYSA-N 0.000 description 1
- CQWYAXCOVZKLHY-UHFFFAOYSA-N 1-bromo-2,2-dimethylpropane Chemical compound CC(C)(C)CBr CQWYAXCOVZKLHY-UHFFFAOYSA-N 0.000 description 1
- FLNMQGISZVYIIK-UHFFFAOYSA-N 1-ethylpyrazole Chemical compound CCN1C=CC=N1 FLNMQGISZVYIIK-UHFFFAOYSA-N 0.000 description 1
- WLXGQMVCYPUOLM-UHFFFAOYSA-N 1-hydroxyethanesulfonic acid Chemical compound CC(O)S(O)(=O)=O WLXGQMVCYPUOLM-UHFFFAOYSA-N 0.000 description 1
- PNFNZHBLXSLIEG-UHFFFAOYSA-N 1-methyl-3-(trifluoromethyl)pyrazole-4-sulfonamide Chemical compound CN1C=C(S(N)(=O)=O)C(C(F)(F)F)=N1 PNFNZHBLXSLIEG-UHFFFAOYSA-N 0.000 description 1
- IIZPXYDJLKNOIY-JXPKJXOSSA-N 1-palmitoyl-2-arachidonoyl-sn-glycero-3-phosphocholine Chemical compound CCCCCCCCCCCCCCCC(=O)OC[C@H](COP([O-])(=O)OCC[N+](C)(C)C)OC(=O)CCC\C=C/C\C=C/C\C=C/C\C=C/CCCCC IIZPXYDJLKNOIY-JXPKJXOSSA-N 0.000 description 1
- 238000004293 19F NMR spectroscopy Methods 0.000 description 1
- ZEJIEIMBPKWLEW-UHFFFAOYSA-N 2,2-dimethyl-4-propan-2-ylpyrrolidine hydrochloride Chemical compound Cl.CC(C)C1CNC(C)(C)C1 ZEJIEIMBPKWLEW-UHFFFAOYSA-N 0.000 description 1
- OSEGNECCBMDWRB-UHFFFAOYSA-N 2,2-dimethylbutanenitrile Chemical compound CCC(C)(C)C#N OSEGNECCBMDWRB-UHFFFAOYSA-N 0.000 description 1
- CHHHXKFHOYLYRE-UHFFFAOYSA-M 2,4-Hexadienoic acid, potassium salt (1:1), (2E,4E)- Chemical compound [K+].CC=CC=CC([O-])=O CHHHXKFHOYLYRE-UHFFFAOYSA-M 0.000 description 1
- HJIATSBWNVMWHI-UHFFFAOYSA-N 2,4-difluoro-1,3-benzodioxole-5-carboxylic acid Chemical compound OC(=O)C1=CC=C2OC(F)OC2=C1F HJIATSBWNVMWHI-UHFFFAOYSA-N 0.000 description 1
- GUBYTKCYAJWUCF-UHFFFAOYSA-N 2,4-dimethyl-4-nitropentanoic acid Chemical compound OC(=O)C(C)CC(C)(C)[N+]([O-])=O GUBYTKCYAJWUCF-UHFFFAOYSA-N 0.000 description 1
- GVKJWGRAPDVEMC-UHFFFAOYSA-N 2,4-ditert-butyl-6-nitrophenol Chemical compound CC(C)(C)C1=CC([N+]([O-])=O)=C(O)C(C(C)(C)C)=C1 GVKJWGRAPDVEMC-UHFFFAOYSA-N 0.000 description 1
- FQMZXMVHHKXGTM-UHFFFAOYSA-N 2-(1-adamantyl)-n-[2-[2-(2-hydroxyethylamino)ethylamino]quinolin-5-yl]acetamide Chemical compound C1C(C2)CC(C3)CC2CC13CC(=O)NC1=CC=CC2=NC(NCCNCCO)=CC=C21 FQMZXMVHHKXGTM-UHFFFAOYSA-N 0.000 description 1
- ZEMZPXWZVTUONV-UHFFFAOYSA-N 2-(2-dicyclohexylphosphanylphenyl)-n,n-dimethylaniline Chemical compound CN(C)C1=CC=CC=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 ZEMZPXWZVTUONV-UHFFFAOYSA-N 0.000 description 1
- JWVHOPCZDUVEAV-UHFFFAOYSA-N 2-[1-(trifluoromethyl)cyclopropyl]acetic acid Chemical compound OC(=O)CC1(C(F)(F)F)CC1 JWVHOPCZDUVEAV-UHFFFAOYSA-N 0.000 description 1
- IQUSQNGRCXYILE-UHFFFAOYSA-N 2-[1-(trifluoromethyl)cyclopropyl]ethanol Chemical compound FC(C1(CC1)CCO)(F)F IQUSQNGRCXYILE-UHFFFAOYSA-N 0.000 description 1
- PYRKKGOKRMZEIT-UHFFFAOYSA-N 2-[6-(2-cyclopropylethoxy)-9-(2-hydroxy-2-methylpropyl)-1h-phenanthro[9,10-d]imidazol-2-yl]-5-fluorobenzene-1,3-dicarbonitrile Chemical compound C1=C2C3=CC(CC(C)(O)C)=CC=C3C=3NC(C=4C(=CC(F)=CC=4C#N)C#N)=NC=3C2=CC=C1OCCC1CC1 PYRKKGOKRMZEIT-UHFFFAOYSA-N 0.000 description 1
- HWAGUHCTQULPHH-UHFFFAOYSA-N 2-acetyl-3-methylbutanoic acid Chemical compound CC(C)C(C(C)=O)C(O)=O HWAGUHCTQULPHH-UHFFFAOYSA-N 0.000 description 1
- MSWZFWKMSRAUBD-IVMDWMLBSA-N 2-amino-2-deoxy-D-glucopyranose Chemical compound N[C@H]1C(O)O[C@H](CO)[C@@H](O)[C@@H]1O MSWZFWKMSRAUBD-IVMDWMLBSA-N 0.000 description 1
- PZSISEFPCYMBDL-UHFFFAOYSA-N 2-bromo-3-methylpyridine Chemical compound CC1=CC=CN=C1Br PZSISEFPCYMBDL-UHFFFAOYSA-N 0.000 description 1
- LDLCZOVUSADOIV-UHFFFAOYSA-N 2-bromoethanol Chemical compound OCCBr LDLCZOVUSADOIV-UHFFFAOYSA-N 0.000 description 1
- LFOIDLOIBZFWDO-UHFFFAOYSA-N 2-methoxy-6-[6-methoxy-4-[(3-phenylmethoxyphenyl)methoxy]-1-benzofuran-2-yl]imidazo[2,1-b][1,3,4]thiadiazole Chemical compound N1=C2SC(OC)=NN2C=C1C(OC1=CC(OC)=C2)=CC1=C2OCC(C=1)=CC=CC=1OCC1=CC=CC=C1 LFOIDLOIBZFWDO-UHFFFAOYSA-N 0.000 description 1
- YRZWAACJIAJKCD-UHFFFAOYSA-N 2-methyl-4-nitropentanoic acid Chemical compound OC(=O)C(C)CC(C)[N+]([O-])=O YRZWAACJIAJKCD-UHFFFAOYSA-N 0.000 description 1
- SDSLOASSKRFQHW-UHFFFAOYSA-N 2-methylpent-4-enenitrile Chemical compound N#CC(C)CC=C SDSLOASSKRFQHW-UHFFFAOYSA-N 0.000 description 1
- JWUJQDFVADABEY-UHFFFAOYSA-N 2-methyltetrahydrofuran Chemical compound CC1CCCO1 JWUJQDFVADABEY-UHFFFAOYSA-N 0.000 description 1
- IQUPABOKLQSFBK-UHFFFAOYSA-N 2-nitrophenol Chemical compound OC1=CC=CC=C1[N+]([O-])=O IQUPABOKLQSFBK-UHFFFAOYSA-N 0.000 description 1
- ZRXSUOQODPSOKY-UHFFFAOYSA-N 2-tert-butyl-4-methylpent-4-enenitrile Chemical compound C(C)(C)(C)C(C#N)CC(=C)C ZRXSUOQODPSOKY-UHFFFAOYSA-N 0.000 description 1
- QRHWGLHBRHBPNR-UHFFFAOYSA-N 3,3,3-trifluoro-2,2-dimethylpropan-1-ol Chemical compound OCC(C)(C)C(F)(F)F QRHWGLHBRHBPNR-UHFFFAOYSA-N 0.000 description 1
- VMFSJVUPIXOCFO-UHFFFAOYSA-N 3,3,3-trifluoro-2,2-dimethylpropanoic acid Chemical compound OC(=O)C(C)(C)C(F)(F)F VMFSJVUPIXOCFO-UHFFFAOYSA-N 0.000 description 1
- MHQFEOHPKNBRIC-UHFFFAOYSA-N 3,5-dimethyl-1h-pyrazole-4-sulfonamide Chemical compound CC1=NNC(C)=C1S(N)(=O)=O MHQFEOHPKNBRIC-UHFFFAOYSA-N 0.000 description 1
- OHXAOPZTJOUYKM-UHFFFAOYSA-N 3-Chloro-2-methylpropene Chemical compound CC(=C)CCl OHXAOPZTJOUYKM-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- NHQDETIJWKXCTC-UHFFFAOYSA-N 3-chloroperbenzoic acid Chemical compound OOC(=O)C1=CC=CC(Cl)=C1 NHQDETIJWKXCTC-UHFFFAOYSA-N 0.000 description 1
- ZRPLANDPDWYOMZ-UHFFFAOYSA-N 3-cyclopentylpropionic acid Chemical compound OC(=O)CCC1CCCC1 ZRPLANDPDWYOMZ-UHFFFAOYSA-N 0.000 description 1
- QOEAYZNCRWQVIW-UHFFFAOYSA-N 3-ethenoxypyrazole-1-carboxylic acid Chemical compound C=COC1=NN(C=C1)C(=O)O QOEAYZNCRWQVIW-UHFFFAOYSA-N 0.000 description 1
- VKFMIDBNCVVWTP-UHFFFAOYSA-N 3-ethyl-5,5-dimethylpyrrolidin-2-one Chemical compound CCC1CC(C)(C)NC1=O VKFMIDBNCVVWTP-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-M 3-phenylpropionate Chemical compound [O-]C(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-M 0.000 description 1
- XIZXADDGOCJZAL-UHFFFAOYSA-N 3h-dioxole-5-carboxylic acid Chemical compound OC(=O)C1=CCOO1 XIZXADDGOCJZAL-UHFFFAOYSA-N 0.000 description 1
- DWSQSTVDTPKIFZ-UHFFFAOYSA-N 4-(bromomethyl)-2,2-difluoro-1,3-benzodioxole Chemical compound C1=CC(CBr)=C2OC(F)(F)OC2=C1 DWSQSTVDTPKIFZ-UHFFFAOYSA-N 0.000 description 1
- WYFCZWSWFGJODV-MIANJLSGSA-N 4-[[(1s)-2-[(e)-3-[3-chloro-2-fluoro-6-(tetrazol-1-yl)phenyl]prop-2-enoyl]-5-(4-methyl-2-oxopiperazin-1-yl)-3,4-dihydro-1h-isoquinoline-1-carbonyl]amino]benzoic acid Chemical compound O=C1CN(C)CCN1C1=CC=CC2=C1CCN(C(=O)\C=C\C=1C(=CC=C(Cl)C=1F)N1N=NN=C1)[C@@H]2C(=O)NC1=CC=C(C(O)=O)C=C1 WYFCZWSWFGJODV-MIANJLSGSA-N 0.000 description 1
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 1
- UZFMOKQJFYMBGY-UHFFFAOYSA-N 4-hydroxy-TEMPO Chemical compound CC1(C)CC(O)CC(C)(C)N1[O] UZFMOKQJFYMBGY-UHFFFAOYSA-N 0.000 description 1
- OHQIFTIZKKGGFT-UHFFFAOYSA-N 5-(3,3,3-trifluoro-2,2-dimethylpropoxy)-1H-pyrazole Chemical class FC(C(COC1=NNC=C1)(C)C)(F)F OHQIFTIZKKGGFT-UHFFFAOYSA-N 0.000 description 1
- CMBSSVKZOPZBKW-UHFFFAOYSA-N 5-methylpyridin-2-amine Chemical compound CC1=CC=C(N)N=C1 CMBSSVKZOPZBKW-UHFFFAOYSA-N 0.000 description 1
- USQCUKQZXOWUDF-YWZLYKJASA-N 6-chloro-n-[(3s)-1-[(2s)-1-(4-methyl-5-oxo-1,4-diazepan-1-yl)-1-oxopropan-2-yl]-2-oxopyrrolidin-3-yl]naphthalene-2-sulfonamide Chemical compound O=C([C@@H](N1C([C@@H](NS(=O)(=O)C=2C=C3C=CC(Cl)=CC3=CC=2)CC1)=O)C)N1CCN(C)C(=O)CC1 USQCUKQZXOWUDF-YWZLYKJASA-N 0.000 description 1
- FHYLEJSGUQBKRQ-UHFFFAOYSA-N 6-methyl-7-oxabicyclo[4.1.0]hepta-2,4-diene Chemical compound C1=CC=CC2(C)C1O2 FHYLEJSGUQBKRQ-UHFFFAOYSA-N 0.000 description 1
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 1
- NIXOWILDQLNWCW-UHFFFAOYSA-N Acrylic acid Chemical compound OC(=O)C=C NIXOWILDQLNWCW-UHFFFAOYSA-N 0.000 description 1
- 229920001817 Agar Polymers 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- KLSJWNVTNUYHDU-UHFFFAOYSA-N Amitrole Chemical compound NC1=NC=NN1 KLSJWNVTNUYHDU-UHFFFAOYSA-N 0.000 description 1
- 241001135931 Anolis Species 0.000 description 1
- 229920001453 Arcel Polymers 0.000 description 1
- 241000416162 Astragalus gummifer Species 0.000 description 1
- 238000012935 Averaging Methods 0.000 description 1
- LQVXSNNAFNGRAH-QHCPKHFHSA-N BMS-754807 Chemical compound C([C@@]1(C)C(=O)NC=2C=NC(F)=CC=2)CCN1C(=NN1C=CC=C11)N=C1NC(=NN1)C=C1C1CC1 LQVXSNNAFNGRAH-QHCPKHFHSA-N 0.000 description 1
- 102000004506 Blood Proteins Human genes 0.000 description 1
- 108010017384 Blood Proteins Proteins 0.000 description 1
- BTBUEUYNUDRHOZ-UHFFFAOYSA-N Borate Chemical compound [O-]B([O-])[O-] BTBUEUYNUDRHOZ-UHFFFAOYSA-N 0.000 description 1
- NLZUEZXRPGMBCV-UHFFFAOYSA-N Butylhydroxytoluene Chemical class CC1=CC(C(C)(C)C)=C(O)C(C(C)(C)C)=C1 NLZUEZXRPGMBCV-UHFFFAOYSA-N 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- GOYKULCJGLRWHK-UHFFFAOYSA-N C(C)(C)(C)C1CC(NC1)(C)C Chemical compound C(C)(C)(C)C1CC(NC1)(C)C GOYKULCJGLRWHK-UHFFFAOYSA-N 0.000 description 1
- SOEHWLQZKOIFLL-UHFFFAOYSA-N C(C)(C)(C)OC(=O)OC(=O)O.C(=O)(O)OC(=O)O Chemical compound C(C)(C)(C)OC(=O)OC(=O)O.C(=O)(O)OC(=O)O SOEHWLQZKOIFLL-UHFFFAOYSA-N 0.000 description 1
- CUMNGLZUNTVCTC-UHFFFAOYSA-N C(C)(C)C1CC(NC1)(C)C Chemical compound C(C)(C)C1CC(NC1)(C)C CUMNGLZUNTVCTC-UHFFFAOYSA-N 0.000 description 1
- LYQLVLLZPJXKDO-UHFFFAOYSA-N C(C)C1CC(NC1)(C)C Chemical compound C(C)C1CC(NC1)(C)C LYQLVLLZPJXKDO-UHFFFAOYSA-N 0.000 description 1
- JQUCWIWWWKZNCS-LESHARBVSA-N C(C1=CC=CC=C1)(=O)NC=1SC[C@H]2[C@@](N1)(CO[C@H](C2)C)C=2SC=C(N2)NC(=O)C2=NC=C(C=C2)OC(F)F Chemical compound C(C1=CC=CC=C1)(=O)NC=1SC[C@H]2[C@@](N1)(CO[C@H](C2)C)C=2SC=C(N2)NC(=O)C2=NC=C(C=C2)OC(F)F JQUCWIWWWKZNCS-LESHARBVSA-N 0.000 description 1
- AEFWNAFATUEEHB-UHFFFAOYSA-N CC(C)C(CC1(C)C)CN1C(O)=O Chemical compound CC(C)C(CC1(C)C)CN1C(O)=O AEFWNAFATUEEHB-UHFFFAOYSA-N 0.000 description 1
- AFUFJPXCBRPOPS-UHFFFAOYSA-N CC1(C(C1(C)C)CON2C=CC=N2)C Chemical compound CC1(C(C1(C)C)CON2C=CC=N2)C AFUFJPXCBRPOPS-UHFFFAOYSA-N 0.000 description 1
- HHVYZQVAOYQMHM-UHFFFAOYSA-N CO.CC(C(=O)O)C Chemical compound CO.CC(C(=O)O)C HHVYZQVAOYQMHM-UHFFFAOYSA-N 0.000 description 1
- 101100179594 Caenorhabditis elegans ins-4 gene Proteins 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 1
- 229920002134 Carboxymethyl cellulose Polymers 0.000 description 1
- 241000238366 Cephalopoda Species 0.000 description 1
- 102000011045 Chloride Channels Human genes 0.000 description 1
- 108010062745 Chloride Channels Proteins 0.000 description 1
- VYZAMTAEIAYCRO-UHFFFAOYSA-N Chromium Chemical compound [Cr] VYZAMTAEIAYCRO-UHFFFAOYSA-N 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 229940126062 Compound A Drugs 0.000 description 1
- 206010010356 Congenital anomaly Diseases 0.000 description 1
- 102000034534 Cotransporters Human genes 0.000 description 1
- 108020003264 Cotransporters Proteins 0.000 description 1
- 229910002483 Cu Ka Inorganic materials 0.000 description 1
- 241000065675 Cyclops Species 0.000 description 1
- RGHNJXZEOKUKBD-SQOUGZDYSA-M D-gluconate Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O RGHNJXZEOKUKBD-SQOUGZDYSA-M 0.000 description 1
- LKWXYXPBNAKWNA-UHFFFAOYSA-N DIGLUC Natural products OC1C(O)C(O)C(CO)OC1OC1=CC(OC2C(C(O)C(O)C(CO)O2)O)=CC(C=CC=2C=CC(O)=CC=2)=C1 LKWXYXPBNAKWNA-UHFFFAOYSA-N 0.000 description 1
- GUUVPOWQJOLRAS-UHFFFAOYSA-N Diphenyl disulfide Chemical compound C=1C=CC=CC=1SSC1=CC=CC=C1 GUUVPOWQJOLRAS-UHFFFAOYSA-N 0.000 description 1
- LVGKNOAMLMIIKO-UHFFFAOYSA-N Elaidinsaeure-aethylester Natural products CCCCCCCCC=CCCCCCCCC(=O)OCC LVGKNOAMLMIIKO-UHFFFAOYSA-N 0.000 description 1
- 241001331845 Equus asinus x caballus Species 0.000 description 1
- OTMSDBZUPAUEDD-UHFFFAOYSA-N Ethane Chemical compound CC OTMSDBZUPAUEDD-UHFFFAOYSA-N 0.000 description 1
- 239000001856 Ethyl cellulose Substances 0.000 description 1
- ZZSNKZQZMQGXPY-UHFFFAOYSA-N Ethyl cellulose Chemical compound CCOCC1OC(OC)C(OCC)C(OCC)C1OC1C(O)C(O)C(OC)C(CO)O1 ZZSNKZQZMQGXPY-UHFFFAOYSA-N 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- YCKRFDGAMUMZLT-UHFFFAOYSA-N Fluorine atom Chemical compound [F] YCKRFDGAMUMZLT-UHFFFAOYSA-N 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 239000004471 Glycine Substances 0.000 description 1
- 239000007821 HATU Substances 0.000 description 1
- NLDMNSXOCDLTTB-UHFFFAOYSA-N Heterophylliin A Natural products O1C2COC(=O)C3=CC(O)=C(O)C(O)=C3C3=C(O)C(O)=C(O)C=C3C(=O)OC2C(OC(=O)C=2C=C(O)C(O)=C(O)C=2)C(O)C1OC(=O)C1=CC(O)=C(O)C(O)=C1 NLDMNSXOCDLTTB-UHFFFAOYSA-N 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 108091006905 Human Serum Albumin Proteins 0.000 description 1
- 102000008100 Human Serum Albumin Human genes 0.000 description 1
- 229920002153 Hydroxypropyl cellulose Polymers 0.000 description 1
- 102220478371 Interphotoreceptor matrix proteoglycan 1_G463V_mutation Human genes 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- 239000004367 Lipase Substances 0.000 description 1
- 102000004882 Lipase Human genes 0.000 description 1
- 108090001060 Lipase Proteins 0.000 description 1
- 206010024971 Lower respiratory tract infections Diseases 0.000 description 1
- 208000019693 Lung disease Diseases 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 1
- 241000124008 Mammalia Species 0.000 description 1
- CERQOIWHTDAKMF-UHFFFAOYSA-M Methacrylate Chemical compound CC(=C)C([O-])=O CERQOIWHTDAKMF-UHFFFAOYSA-M 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- 102220608480 Mitogen-activated protein kinase kinase kinase kinase 1_S737F_mutation Human genes 0.000 description 1
- 101100208721 Mus musculus Usp5 gene Proteins 0.000 description 1
- 235000007265 Myrrhis odorata Nutrition 0.000 description 1
- GXCLVBGFBYZDAG-UHFFFAOYSA-N N-[2-(1H-indol-3-yl)ethyl]-N-methylprop-2-en-1-amine Chemical compound CN(CCC1=CNC2=C1C=CC=C2)CC=C GXCLVBGFBYZDAG-UHFFFAOYSA-N 0.000 description 1
- XTGOFJFHELYAMZ-UHFFFAOYSA-N N1=CC=CC=C1.N1(CCCC1)C(=O)O Chemical compound N1=CC=CC=C1.N1(CCCC1)C(=O)O XTGOFJFHELYAMZ-UHFFFAOYSA-N 0.000 description 1
- 239000007832 Na2SO4 Substances 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- QMBKIMPWEKWAMH-UHFFFAOYSA-N OC(N(C=C1)N=C1OCCBr)=O Chemical compound OC(N(C=C1)N=C1OCCBr)=O QMBKIMPWEKWAMH-UHFFFAOYSA-N 0.000 description 1
- 208000016222 Pancreatic disease Diseases 0.000 description 1
- 206010033645 Pancreatitis Diseases 0.000 description 1
- 229930040373 Paraformaldehyde Natural products 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- SCKXCAADGDQQCS-UHFFFAOYSA-N Performic acid Chemical compound OOC=O SCKXCAADGDQQCS-UHFFFAOYSA-N 0.000 description 1
- UIKJRDSCEYGECG-UHFFFAOYSA-N Phenylmethyl 2-methylpropanoate Chemical compound CC(C)C(=O)OCC1=CC=CC=C1 UIKJRDSCEYGECG-UHFFFAOYSA-N 0.000 description 1
- 241001674048 Phthiraptera Species 0.000 description 1
- 240000004760 Pimpinella anisum Species 0.000 description 1
- 235000012550 Pimpinella anisum Nutrition 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- 102000007327 Protamines Human genes 0.000 description 1
- 108010007568 Protamines Proteins 0.000 description 1
- 235000014443 Pyrus communis Nutrition 0.000 description 1
- 241000700159 Rattus Species 0.000 description 1
- 235000019485 Safflower oil Nutrition 0.000 description 1
- 238000012300 Sequence Analysis Methods 0.000 description 1
- 235000003434 Sesamum indicum Nutrition 0.000 description 1
- XUIMIQQOPSSXEZ-UHFFFAOYSA-N Silicon Chemical compound [Si] XUIMIQQOPSSXEZ-UHFFFAOYSA-N 0.000 description 1
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical group [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- 102000006463 Talin Human genes 0.000 description 1
- 108010083809 Talin Proteins 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-M Thiocyanate anion Chemical compound [S-]C#N ZMZDMBWJUHKJPS-UHFFFAOYSA-M 0.000 description 1
- 229920002807 Thiomer Polymers 0.000 description 1
- 240000007313 Tilia cordata Species 0.000 description 1
- 240000007591 Tilia tomentosa Species 0.000 description 1
- 229920001615 Tragacanth Polymers 0.000 description 1
- 102100023407 Uracil nucleotide/cysteinyl leukotriene receptor Human genes 0.000 description 1
- 241000219094 Vitaceae Species 0.000 description 1
- 240000008042 Zea mays Species 0.000 description 1
- 235000005824 Zea mays ssp. parviglumis Nutrition 0.000 description 1
- 235000002017 Zea mays subsp mays Nutrition 0.000 description 1
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 1
- SPXSEZMVRJLHQG-XMMPIXPASA-N [(2R)-1-[[4-[(3-phenylmethoxyphenoxy)methyl]phenyl]methyl]pyrrolidin-2-yl]methanol Chemical compound C(C1=CC=CC=C1)OC=1C=C(OCC2=CC=C(CN3[C@H](CCC3)CO)C=C2)C=CC=1 SPXSEZMVRJLHQG-XMMPIXPASA-N 0.000 description 1
- UQSIEHVSHVIAPB-UHFFFAOYSA-N [1-(trifluoromethyl)cyclobutyl]methanol Chemical compound OCC1(C(F)(F)F)CCC1 UQSIEHVSHVIAPB-UHFFFAOYSA-N 0.000 description 1
- YYWSKSKIJXVNTH-UHFFFAOYSA-N [1-(trifluoromethyl)cyclopropyl]methanol Chemical compound OCC1(C(F)(F)F)CC1 YYWSKSKIJXVNTH-UHFFFAOYSA-N 0.000 description 1
- SMNRFWMNPDABKZ-WVALLCKVSA-N [[(2R,3S,4R,5S)-5-(2,6-dioxo-3H-pyridin-3-yl)-3,4-dihydroxyoxolan-2-yl]methoxy-hydroxyphosphoryl] [[[(2R,3S,4S,5R,6R)-4-fluoro-3,5-dihydroxy-6-(hydroxymethyl)oxan-2-yl]oxy-hydroxyphosphoryl]oxy-hydroxyphosphoryl] hydrogen phosphate Chemical compound OC[C@H]1O[C@H](OP(O)(=O)OP(O)(=O)OP(O)(=O)OP(O)(=O)OC[C@H]2O[C@H]([C@H](O)[C@@H]2O)C2C=CC(=O)NC2=O)[C@H](O)[C@@H](F)[C@@H]1O SMNRFWMNPDABKZ-WVALLCKVSA-N 0.000 description 1
- IYKJEILNJZQJPU-UHFFFAOYSA-N acetic acid;butanedioic acid Chemical compound CC(O)=O.OC(=O)CCC(O)=O IYKJEILNJZQJPU-UHFFFAOYSA-N 0.000 description 1
- PQLVXDKIJBQVDF-UHFFFAOYSA-N acetic acid;hydrate Chemical compound O.CC(O)=O PQLVXDKIJBQVDF-UHFFFAOYSA-N 0.000 description 1
- 238000010306 acid treatment Methods 0.000 description 1
- 230000009056 active transport Effects 0.000 description 1
- 125000005073 adamantyl group Chemical group C12(CC3CC(CC(C1)C3)C2)* 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 239000008272 agar Substances 0.000 description 1
- 238000013019 agitation Methods 0.000 description 1
- 238000007605 air drying Methods 0.000 description 1
- 235000015107 ale Nutrition 0.000 description 1
- 229940072056 alginate Drugs 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 150000001338 aliphatic hydrocarbons Chemical class 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 230000029936 alkylation Effects 0.000 description 1
- 238000005804 alkylation reaction Methods 0.000 description 1
- 239000011717 all-trans-retinol Substances 0.000 description 1
- 235000019169 all-trans-retinol Nutrition 0.000 description 1
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 1
- PNEYBMLMFCGWSK-UHFFFAOYSA-N aluminium oxide Inorganic materials [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- CEGOLXSVJUTHNZ-UHFFFAOYSA-K aluminium tristearate Chemical compound [Al+3].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O CEGOLXSVJUTHNZ-UHFFFAOYSA-K 0.000 description 1
- 229940063655 aluminum stearate Drugs 0.000 description 1
- 230000002862 amidating effect Effects 0.000 description 1
- VZTDIZULWFCMLS-UHFFFAOYSA-N ammonium formate Chemical compound [NH4+].[O-]C=O VZTDIZULWFCMLS-UHFFFAOYSA-N 0.000 description 1
- 125000000129 anionic group Chemical group 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 229940121363 anti-inflammatory agent Drugs 0.000 description 1
- 239000002260 anti-inflammatory agent Substances 0.000 description 1
- 229940088710 antibiotic agent Drugs 0.000 description 1
- 239000011260 aqueous acid Substances 0.000 description 1
- 125000005228 aryl sulfonate group Chemical group 0.000 description 1
- 229940072107 ascorbate Drugs 0.000 description 1
- 235000010323 ascorbic acid Nutrition 0.000 description 1
- 239000011668 ascorbic acid Substances 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 125000005604 azodicarboxylate group Chemical group 0.000 description 1
- 235000015278 beef Nutrition 0.000 description 1
- 230000009286 beneficial effect Effects 0.000 description 1
- ZYMRBSXKGOPKAK-UHFFFAOYSA-N benzene (7,7-dimethyl-2-oxo-1-bicyclo[2.2.1]heptanyl)methanesulfonic acid Chemical compound C12(C(=O)CC(CC1)C2(C)C)CS(=O)(=O)O.C2=CC=CC=C2 ZYMRBSXKGOPKAK-UHFFFAOYSA-N 0.000 description 1
- 125000005605 benzo group Chemical group 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- NDKBVBUGCNGSJJ-UHFFFAOYSA-M benzyltrimethylammonium hydroxide Chemical compound [OH-].C[N+](C)(C)CC1=CC=CC=C1 NDKBVBUGCNGSJJ-UHFFFAOYSA-M 0.000 description 1
- MSWZFWKMSRAUBD-UHFFFAOYSA-N beta-D-galactosamine Natural products NC1C(O)OC(CO)C(O)C1O MSWZFWKMSRAUBD-UHFFFAOYSA-N 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-N beta-phenylpropanoic acid Natural products OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 1
- 230000002146 bilateral effect Effects 0.000 description 1
- 230000004071 biological effect Effects 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- 229940124630 bronchodilator Drugs 0.000 description 1
- 239000000168 bronchodilator agent Substances 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- 125000004744 butyloxycarbonyl group Chemical group 0.000 description 1
- 102220384479 c.1358T>C Human genes 0.000 description 1
- 102220430005 c.1570T>C Human genes 0.000 description 1
- 102220384478 c.44T>C Human genes 0.000 description 1
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 1
- 229910000024 caesium carbonate Inorganic materials 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- FATUQANACHZLRT-KMRXSBRUSA-L calcium glucoheptonate Chemical compound [Ca+2].OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)C([O-])=O.OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)C([O-])=O FATUQANACHZLRT-KMRXSBRUSA-L 0.000 description 1
- 235000011089 carbon dioxide Nutrition 0.000 description 1
- 238000001460 carbon-13 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 235000010948 carboxy methyl cellulose Nutrition 0.000 description 1
- 239000008112 carboxymethyl-cellulose Substances 0.000 description 1
- 239000012159 carrier gas Substances 0.000 description 1
- 210000000170 cell membrane Anatomy 0.000 description 1
- 239000003610 charcoal Substances 0.000 description 1
- 238000005356 chiral GC Methods 0.000 description 1
- VDQQXEISLMTGAB-UHFFFAOYSA-N chloramine T Chemical compound [Na+].CC1=CC=C(S(=O)(=O)[N-]Cl)C=C1 VDQQXEISLMTGAB-UHFFFAOYSA-N 0.000 description 1
- 239000012320 chlorinating reagent Substances 0.000 description 1
- 150000001804 chlorine Chemical class 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- HRYZWHHZPQKTII-UHFFFAOYSA-N chloroethane Chemical compound CCCl HRYZWHHZPQKTII-UHFFFAOYSA-N 0.000 description 1
- 229910052804 chromium Inorganic materials 0.000 description 1
- 239000011651 chromium Substances 0.000 description 1
- 239000011248 coating agent Substances 0.000 description 1
- 229940110456 cocoa butter Drugs 0.000 description 1
- 235000019868 cocoa butter Nutrition 0.000 description 1
- 239000008119 colloidal silica Substances 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 229940000425 combination drug Drugs 0.000 description 1
- 238000002648 combination therapy Methods 0.000 description 1
- 229940125810 compound 20 Drugs 0.000 description 1
- 229940126540 compound 41 Drugs 0.000 description 1
- 229940125844 compound 46 Drugs 0.000 description 1
- 229940127271 compound 49 Drugs 0.000 description 1
- 229940126545 compound 53 Drugs 0.000 description 1
- 238000013329 compounding Methods 0.000 description 1
- 239000012141 concentrate Substances 0.000 description 1
- 239000000498 cooling water Substances 0.000 description 1
- 235000005822 corn Nutrition 0.000 description 1
- 235000005687 corn oil Nutrition 0.000 description 1
- 239000002285 corn oil Substances 0.000 description 1
- 235000012343 cottonseed oil Nutrition 0.000 description 1
- 239000006071 cream Substances 0.000 description 1
- 239000010779 crude oil Substances 0.000 description 1
- 239000002178 crystalline material Substances 0.000 description 1
- MLIREBYILWEBDM-UHFFFAOYSA-N cyanoacetic acid Chemical compound OC(=O)CC#N MLIREBYILWEBDM-UHFFFAOYSA-N 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- AIMMVWOEOZMVMS-UHFFFAOYSA-N cyclopropanecarboxamide Chemical compound NC(=O)C1CC1 AIMMVWOEOZMVMS-UHFFFAOYSA-N 0.000 description 1
- YMGUBTXCNDTFJI-UHFFFAOYSA-N cyclopropanecarboxylic acid Chemical compound OC(=O)C1CC1 YMGUBTXCNDTFJI-UHFFFAOYSA-N 0.000 description 1
- 238000010908 decantation Methods 0.000 description 1
- 230000007547 defect Effects 0.000 description 1
- 230000002939 deleterious effect Effects 0.000 description 1
- 239000002274 desiccant Substances 0.000 description 1
- 238000004807 desolvation Methods 0.000 description 1
- 238000001514 detection method Methods 0.000 description 1
- 150000001975 deuterium Chemical group 0.000 description 1
- 125000004431 deuterium atom Chemical group 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 230000018109 developmental process Effects 0.000 description 1
- AQEFLFZSWDEAIP-UHFFFAOYSA-N di-tert-butyl ether Chemical compound CC(C)(C)OC(C)(C)C AQEFLFZSWDEAIP-UHFFFAOYSA-N 0.000 description 1
- WGLUMOCWFMKWIL-UHFFFAOYSA-N dichloromethane;methanol Chemical compound OC.ClCCl WGLUMOCWFMKWIL-UHFFFAOYSA-N 0.000 description 1
- LTMHNWPUDSTBKD-UHFFFAOYSA-N diethyl 2-(ethoxymethylidene)propanedioate Chemical compound CCOC=C(C(=O)OCC)C(=O)OCC LTMHNWPUDSTBKD-UHFFFAOYSA-N 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 229940043279 diisopropylamine Drugs 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- GXGAKHNRMVGRPK-UHFFFAOYSA-N dimagnesium;dioxido-bis[[oxido(oxo)silyl]oxy]silane Chemical compound [Mg+2].[Mg+2].[O-][Si](=O)O[Si]([O-])([O-])O[Si]([O-])=O GXGAKHNRMVGRPK-UHFFFAOYSA-N 0.000 description 1
- 229910001873 dinitrogen Inorganic materials 0.000 description 1
- ZPWVASYFFYYZEW-UHFFFAOYSA-L dipotassium hydrogen phosphate Chemical compound [K+].[K+].OP([O-])([O-])=O ZPWVASYFFYYZEW-UHFFFAOYSA-L 0.000 description 1
- 235000019797 dipotassium phosphate Nutrition 0.000 description 1
- 229910000396 dipotassium phosphate Inorganic materials 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- BNIILDVGGAEEIG-UHFFFAOYSA-L disodium hydrogen phosphate Chemical compound [Na+].[Na+].OP([O-])([O-])=O BNIILDVGGAEEIG-UHFFFAOYSA-L 0.000 description 1
- 239000004815 dispersion polymer Substances 0.000 description 1
- POULHZVOKOAJMA-UHFFFAOYSA-M dodecanoate Chemical compound CCCCCCCCCCCC([O-])=O POULHZVOKOAJMA-UHFFFAOYSA-M 0.000 description 1
- MOTZDAYCYVMXPC-UHFFFAOYSA-N dodecyl hydrogen sulfate Chemical compound CCCCCCCCCCCCOS(O)(=O)=O MOTZDAYCYVMXPC-UHFFFAOYSA-N 0.000 description 1
- 229940043264 dodecyl sulfate Drugs 0.000 description 1
- 230000003828 downregulation Effects 0.000 description 1
- 238000007337 electrophilic addition reaction Methods 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 239000003480 eluent Substances 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- 229950007655 esilate Drugs 0.000 description 1
- 238000010931 ester hydrolysis Methods 0.000 description 1
- GRXPVLPQNMUNNX-MHJRRCNVSA-N estrane Chemical compound C1CC2CCCC[C@@H]2[C@@H]2[C@@H]1[C@@H]1CCC[C@@]1(C)CC2 GRXPVLPQNMUNNX-MHJRRCNVSA-N 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- BEFDCLMNVWHSGT-UHFFFAOYSA-N ethenylcyclopentane Chemical compound C=CC1CCCC1 BEFDCLMNVWHSGT-UHFFFAOYSA-N 0.000 description 1
- 125000001033 ether group Chemical group 0.000 description 1
- DQYBDCGIPTYXML-UHFFFAOYSA-N ethoxyethane;hydrate Chemical compound O.CCOCC DQYBDCGIPTYXML-UHFFFAOYSA-N 0.000 description 1
- QPMJENKZJUFOON-PLNGDYQASA-N ethyl (z)-3-chloro-2-cyano-4,4,4-trifluorobut-2-enoate Chemical compound CCOC(=O)C(\C#N)=C(/Cl)C(F)(F)F QPMJENKZJUFOON-PLNGDYQASA-N 0.000 description 1
- KKYBVLDQTWQETN-UHFFFAOYSA-N ethyl 2,6-dichloropyridine-3-carboxylate Chemical compound CCOC(=O)C1=CC=C(Cl)N=C1Cl KKYBVLDQTWQETN-UHFFFAOYSA-N 0.000 description 1
- DMIFFKCVURTPTG-UHFFFAOYSA-N ethyl 2-acetyl-3-methylbutanoate Chemical compound CCOC(=O)C(C(C)C)C(C)=O DMIFFKCVURTPTG-UHFFFAOYSA-N 0.000 description 1
- XYIBRDXRRQCHLP-UHFFFAOYSA-N ethyl acetoacetate Chemical compound CCOC(=O)CC(C)=O XYIBRDXRRQCHLP-UHFFFAOYSA-N 0.000 description 1
- 235000019325 ethyl cellulose Nutrition 0.000 description 1
- 229920001249 ethyl cellulose Polymers 0.000 description 1
- 229960003750 ethyl chloride Drugs 0.000 description 1
- LVGKNOAMLMIIKO-QXMHVHEDSA-N ethyl oleate Chemical compound CCCCCCCC\C=C/CCCCCCCC(=O)OCC LVGKNOAMLMIIKO-QXMHVHEDSA-N 0.000 description 1
- 229940093471 ethyl oleate Drugs 0.000 description 1
- MJEMIOXXNCZZFK-UHFFFAOYSA-N ethylone Chemical compound CCNC(C)C(=O)C1=CC=C2OCOC2=C1 MJEMIOXXNCZZFK-UHFFFAOYSA-N 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 230000001747 exhibiting effect Effects 0.000 description 1
- 239000003172 expectorant agent Substances 0.000 description 1
- 239000003925 fat Substances 0.000 description 1
- 235000019197 fats Nutrition 0.000 description 1
- 230000035558 fertility Effects 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 238000003818 flash chromatography Methods 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 230000004907 flux Effects 0.000 description 1
- 238000005187 foaming Methods 0.000 description 1
- 235000003599 food sweetener Nutrition 0.000 description 1
- 230000002496 gastric effect Effects 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 230000009395 genetic defect Effects 0.000 description 1
- TZBJGXHYKVUXJN-UHFFFAOYSA-N genistein Natural products C1=CC(O)=CC=C1C1=COC2=CC(O)=CC(O)=C2C1=O TZBJGXHYKVUXJN-UHFFFAOYSA-N 0.000 description 1
- 238000003205 genotyping method Methods 0.000 description 1
- 229940050410 gluconate Drugs 0.000 description 1
- 229960002442 glucosamine Drugs 0.000 description 1
- 239000008103 glucose Substances 0.000 description 1
- 125000005456 glyceride group Chemical group 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 229910052737 gold Inorganic materials 0.000 description 1
- 239000010931 gold Substances 0.000 description 1
- 235000021021 grapes Nutrition 0.000 description 1
- 230000005484 gravity Effects 0.000 description 1
- 239000010797 grey water Substances 0.000 description 1
- 239000011440 grout Substances 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 125000001188 haloalkyl group Chemical group 0.000 description 1
- 230000036541 health Effects 0.000 description 1
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 1
- 239000008241 heterogeneous mixture Substances 0.000 description 1
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 1
- IKDUDTNKRLTJSI-UHFFFAOYSA-N hydrazine monohydrate Substances O.NN IKDUDTNKRLTJSI-UHFFFAOYSA-N 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-N hydrogen thiocyanate Natural products SC#N ZMZDMBWJUHKJPS-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- 230000003301 hydrolyzing effect Effects 0.000 description 1
- 239000001863 hydroxypropyl cellulose Substances 0.000 description 1
- 235000010977 hydroxypropyl cellulose Nutrition 0.000 description 1
- 235000010979 hydroxypropyl methyl cellulose Nutrition 0.000 description 1
- 229920003088 hydroxypropyl methyl cellulose Polymers 0.000 description 1
- 239000001866 hydroxypropyl methyl cellulose Substances 0.000 description 1
- 229960003943 hypromellose Drugs 0.000 description 1
- 125000002962 imidazol-1-yl group Chemical group [*]N1C([H])=NC([H])=C1[H] 0.000 description 1
- 230000001771 impaired effect Effects 0.000 description 1
- 229910052738 indium Inorganic materials 0.000 description 1
- APFVFJFRJDLVQX-UHFFFAOYSA-N indium atom Chemical compound [In] APFVFJFRJDLVQX-UHFFFAOYSA-N 0.000 description 1
- 208000015181 infectious disease Diseases 0.000 description 1
- 208000021267 infertility disease Diseases 0.000 description 1
- 230000010354 integration Effects 0.000 description 1
- 239000000543 intermediate Substances 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 238000005342 ion exchange Methods 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 229940001447 lactate Drugs 0.000 description 1
- 229940099584 lactobionate Drugs 0.000 description 1
- JYTUSYBCFIZPBE-AMTLMPIISA-N lactobionic acid Chemical compound OC(=O)[C@H](O)[C@@H](O)[C@@H]([C@H](O)CO)O[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O JYTUSYBCFIZPBE-AMTLMPIISA-N 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 229940070765 laurate Drugs 0.000 description 1
- 239000000787 lecithin Substances 0.000 description 1
- 235000010445 lecithin Nutrition 0.000 description 1
- 229940067606 lecithin Drugs 0.000 description 1
- 235000019421 lipase Nutrition 0.000 description 1
- 239000007791 liquid phase Substances 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- AFRJJFRNGGLMDW-UHFFFAOYSA-N lithium amide Chemical compound [Li+].[NH2-] AFRJJFRNGGLMDW-UHFFFAOYSA-N 0.000 description 1
- 230000003908 liver function Effects 0.000 description 1
- RENRQMCACQEWFC-UGKGYDQZSA-N lnp023 Chemical compound C1([C@H]2N(CC=3C=4C=CNC=4C(C)=CC=3OC)CC[C@@H](C2)OCC)=CC=C(C(O)=O)C=C1 RENRQMCACQEWFC-UGKGYDQZSA-N 0.000 description 1
- 238000011068 loading method Methods 0.000 description 1
- 210000004937 luminal membrane Anatomy 0.000 description 1
- 210000004072 lung Anatomy 0.000 description 1
- 230000032646 lung growth Effects 0.000 description 1
- ZLNQQNXFFQJAID-UHFFFAOYSA-L magnesium carbonate Chemical compound [Mg+2].[O-]C([O-])=O ZLNQQNXFFQJAID-UHFFFAOYSA-L 0.000 description 1
- 239000001095 magnesium carbonate Substances 0.000 description 1
- 229910000021 magnesium carbonate Inorganic materials 0.000 description 1
- VTHJTEIRLNZDEV-UHFFFAOYSA-L magnesium dihydroxide Chemical compound [OH-].[OH-].[Mg+2] VTHJTEIRLNZDEV-UHFFFAOYSA-L 0.000 description 1
- 239000000347 magnesium hydroxide Substances 0.000 description 1
- 229910001862 magnesium hydroxide Inorganic materials 0.000 description 1
- GVALZJMUIHGIMD-UHFFFAOYSA-H magnesium phosphate Chemical compound [Mg+2].[Mg+2].[Mg+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O GVALZJMUIHGIMD-UHFFFAOYSA-H 0.000 description 1
- 239000000391 magnesium silicate Substances 0.000 description 1
- 229910000386 magnesium trisilicate Inorganic materials 0.000 description 1
- 229940099273 magnesium trisilicate Drugs 0.000 description 1
- 235000019793 magnesium trisilicate Nutrition 0.000 description 1
- 238000012423 maintenance Methods 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N malic acid Chemical compound OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 238000001819 mass spectrum Methods 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 230000002503 metabolic effect Effects 0.000 description 1
- 239000002207 metabolite Substances 0.000 description 1
- FIXGUDASGASFSO-LURJTMIESA-N methyl (2S)-2,4-dimethyl-4-nitropentanoate Chemical compound C[C@H](C(=O)OC)CC(C)([N+](=O)[O-])C FIXGUDASGASFSO-LURJTMIESA-N 0.000 description 1
- FIXGUDASGASFSO-UHFFFAOYSA-N methyl 2,4-dimethyl-4-nitropentanoate Chemical compound COC(=O)C(C)CC(C)(C)[N+]([O-])=O FIXGUDASGASFSO-UHFFFAOYSA-N 0.000 description 1
- VUQUOGPMUUJORT-UHFFFAOYSA-N methyl 4-methylbenzenesulfonate Chemical compound COS(=O)(=O)C1=CC=C(C)C=C1 VUQUOGPMUUJORT-UHFFFAOYSA-N 0.000 description 1
- XMJHPCRAQCTCFT-UHFFFAOYSA-N methyl chloroformate Chemical compound COC(Cl)=O XMJHPCRAQCTCFT-UHFFFAOYSA-N 0.000 description 1
- 125000006431 methyl cyclopropyl group Chemical group 0.000 description 1
- CXHHBNMLPJOKQD-UHFFFAOYSA-N methyl hydrogen carbonate Chemical compound COC(O)=O CXHHBNMLPJOKQD-UHFFFAOYSA-N 0.000 description 1
- 125000000325 methylidene group Chemical group [H]C([H])=* 0.000 description 1
- 230000000813 microbial effect Effects 0.000 description 1
- 229940111688 monobasic potassium phosphate Drugs 0.000 description 1
- 125000002950 monocyclic group Chemical group 0.000 description 1
- 235000019796 monopotassium phosphate Nutrition 0.000 description 1
- 239000012452 mother liquor Substances 0.000 description 1
- 229940066491 mucolytics Drugs 0.000 description 1
- PSHKMPUSSFXUIA-UHFFFAOYSA-N n,n-dimethylpyridin-2-amine Chemical compound CN(C)C1=CC=CC=N1 PSHKMPUSSFXUIA-UHFFFAOYSA-N 0.000 description 1
- YCJZWBZJSYLMPB-UHFFFAOYSA-N n-(2-chloropyrimidin-4-yl)-2,5-dimethyl-1-phenylimidazole-4-carboxamide Chemical compound CC=1N(C=2C=CC=CC=2)C(C)=NC=1C(=O)NC1=CC=NC(Cl)=N1 YCJZWBZJSYLMPB-UHFFFAOYSA-N 0.000 description 1
- APVPOHHVBBYQAV-UHFFFAOYSA-N n-(4-aminophenyl)sulfonyloctadecanamide Chemical compound CCCCCCCCCCCCCCCCCC(=O)NS(=O)(=O)C1=CC=C(N)C=C1 APVPOHHVBBYQAV-UHFFFAOYSA-N 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- RWYGQIQKHRMKFH-UHFFFAOYSA-N naphthalene;sulfuric acid Chemical compound OS(O)(=O)=O.C1=CC=CC2=CC=CC=C21 RWYGQIQKHRMKFH-UHFFFAOYSA-N 0.000 description 1
- IOMMMLWIABWRKL-WUTDNEBXSA-N nazartinib Chemical compound C1N(C(=O)/C=C/CN(C)C)CCCC[C@H]1N1C2=C(Cl)C=CC=C2N=C1NC(=O)C1=CC=NC(C)=C1 IOMMMLWIABWRKL-WUTDNEBXSA-N 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 1
- 230000008518 non respiratory effect Effects 0.000 description 1
- 125000002868 norbornyl group Chemical group C12(CCC(CC1)C2)* 0.000 description 1
- 238000001208 nuclear magnetic resonance pulse sequence Methods 0.000 description 1
- 238000007344 nucleophilic reaction Methods 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 230000003287 optical effect Effects 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 230000003204 osmotic effect Effects 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 239000007800 oxidant agent Substances 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 230000001590 oxidative effect Effects 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 125000004430 oxygen atom Chemical group O* 0.000 description 1
- 238000012856 packing Methods 0.000 description 1
- 230000004203 pancreatic function Effects 0.000 description 1
- 229920002866 paraformaldehyde Polymers 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- 239000002304 perfume Substances 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- QIIPQYDSKRYMFG-UHFFFAOYSA-N phenyl hydrogen carbonate Chemical compound OC(=O)OC1=CC=CC=C1 QIIPQYDSKRYMFG-UHFFFAOYSA-N 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- 150000003013 phosphoric acid derivatives Chemical class 0.000 description 1
- 229910052698 phosphorus Inorganic materials 0.000 description 1
- 239000011574 phosphorus Substances 0.000 description 1
- 230000026731 phosphorylation Effects 0.000 description 1
- 238000006366 phosphorylation reaction Methods 0.000 description 1
- 229940075930 picrate Drugs 0.000 description 1
- OXNIZHLAWKMVMX-UHFFFAOYSA-M picrate anion Chemical compound [O-]C1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O OXNIZHLAWKMVMX-UHFFFAOYSA-M 0.000 description 1
- PJGSXYOJTGTZAV-UHFFFAOYSA-N pinacolone Chemical compound CC(=O)C(C)(C)C PJGSXYOJTGTZAV-UHFFFAOYSA-N 0.000 description 1
- 229950010765 pivalate Drugs 0.000 description 1
- IUGYQRQAERSCNH-UHFFFAOYSA-N pivalic acid Chemical compound CC(C)(C)C(O)=O IUGYQRQAERSCNH-UHFFFAOYSA-N 0.000 description 1
- 229920000058 polyacrylate Polymers 0.000 description 1
- 125000003367 polycyclic group Chemical group 0.000 description 1
- 229920001223 polyethylene glycol Polymers 0.000 description 1
- 229920001451 polypropylene glycol Polymers 0.000 description 1
- XAEFZNCEHLXOMS-UHFFFAOYSA-M potassium benzoate Chemical compound [K+].[O-]C(=O)C1=CC=CC=C1 XAEFZNCEHLXOMS-UHFFFAOYSA-M 0.000 description 1
- 235000015320 potassium carbonate Nutrition 0.000 description 1
- GNSKLFRGEWLPPA-UHFFFAOYSA-M potassium dihydrogen phosphate Chemical compound [K+].OP(O)([O-])=O GNSKLFRGEWLPPA-UHFFFAOYSA-M 0.000 description 1
- LJCNRYVRMXRIQR-OLXYHTOASA-L potassium sodium L-tartrate Chemical compound [Na+].[K+].[O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O LJCNRYVRMXRIQR-OLXYHTOASA-L 0.000 description 1
- 239000004302 potassium sorbate Substances 0.000 description 1
- 235000010241 potassium sorbate Nutrition 0.000 description 1
- 229940069338 potassium sorbate Drugs 0.000 description 1
- 229920001592 potato starch Polymers 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 150000003138 primary alcohols Chemical class 0.000 description 1
- 238000012545 processing Methods 0.000 description 1
- 125000002572 propoxy group Chemical group [*]OC([H])([H])C(C([H])([H])[H])([H])[H] 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 229950008679 protamine sulfate Drugs 0.000 description 1
- 230000004853 protein function Effects 0.000 description 1
- LVTJOONKWUXEFR-FZRMHRINSA-N protoneodioscin Natural products O(C[C@@H](CC[C@]1(O)[C@H](C)[C@@H]2[C@]3(C)[C@H]([C@H]4[C@@H]([C@]5(C)C(=CC4)C[C@@H](O[C@@H]4[C@H](O[C@H]6[C@@H](O)[C@@H](O)[C@@H](O)[C@H](C)O6)[C@@H](O)[C@H](O[C@H]6[C@@H](O)[C@@H](O)[C@@H](O)[C@H](C)O6)[C@H](CO)O4)CC5)CC3)C[C@@H]2O1)C)[C@H]1[C@H](O)[C@H](O)[C@H](O)[C@@H](CO)O1 LVTJOONKWUXEFR-FZRMHRINSA-N 0.000 description 1
- 239000008213 purified water Substances 0.000 description 1
- CSBSLTYGUNFNDX-UHFFFAOYSA-N pyrazole-1,4-dicarboxylic acid Chemical compound OC(=O)C=1C=NN(C(O)=O)C=1 CSBSLTYGUNFNDX-UHFFFAOYSA-N 0.000 description 1
- 125000001453 quaternary ammonium group Chemical group 0.000 description 1
- 238000005956 quaternization reaction Methods 0.000 description 1
- PMZDQRJGMBOQBF-UHFFFAOYSA-N quinolin-4-ol Chemical compound C1=CC=C2C(O)=CC=NC2=C1 PMZDQRJGMBOQBF-UHFFFAOYSA-N 0.000 description 1
- 101150015375 res gene Proteins 0.000 description 1
- 239000011347 resin Substances 0.000 description 1
- 229920005989 resin Polymers 0.000 description 1
- 208000023504 respiratory system disease Diseases 0.000 description 1
- 229910052703 rhodium Inorganic materials 0.000 description 1
- 239000010948 rhodium Substances 0.000 description 1
- 102200011943 rs104895104 Human genes 0.000 description 1
- 102200044453 rs1114167515 Human genes 0.000 description 1
- 102200155144 rs121908409 Human genes 0.000 description 1
- 102200128232 rs121908758 Human genes 0.000 description 1
- 102200128270 rs121908759 Human genes 0.000 description 1
- 102200128180 rs121909009 Human genes 0.000 description 1
- 102200132109 rs121909015 Human genes 0.000 description 1
- 102200128230 rs121909047 Human genes 0.000 description 1
- 102200128264 rs139468767 Human genes 0.000 description 1
- 102220020488 rs140455771 Human genes 0.000 description 1
- 102200128256 rs141033578 Human genes 0.000 description 1
- 102200132023 rs142394380 Human genes 0.000 description 1
- 102220020551 rs142773283 Human genes 0.000 description 1
- 102200128280 rs145449046 Human genes 0.000 description 1
- 102220020635 rs146521846 Human genes 0.000 description 1
- 102200128255 rs1800110 Human genes 0.000 description 1
- 102220008545 rs193922500 Human genes 0.000 description 1
- 102200128240 rs201978662 Human genes 0.000 description 1
- 102200127595 rs281864970 Human genes 0.000 description 1
- 102200028037 rs28937887 Human genes 0.000 description 1
- 102200132009 rs36210737 Human genes 0.000 description 1
- 102220008566 rs386134230 Human genes 0.000 description 1
- 102220019084 rs397508177 Human genes 0.000 description 1
- 102200128183 rs397508195 Human genes 0.000 description 1
- 102200128222 rs397508267 Human genes 0.000 description 1
- 102200128611 rs397508272 Human genes 0.000 description 1
- 102200128233 rs397508280 Human genes 0.000 description 1
- 102220020443 rs397508300 Human genes 0.000 description 1
- 102220098132 rs397508357 Human genes 0.000 description 1
- 102220020544 rs397508436 Human genes 0.000 description 1
- 102220020568 rs397508467 Human genes 0.000 description 1
- 102200128260 rs397508480 Human genes 0.000 description 1
- 102220020599 rs397508510 Human genes 0.000 description 1
- 102220020626 rs397508535 Human genes 0.000 description 1
- 102200132007 rs397508567 Human genes 0.000 description 1
- 102220020670 rs397508598 Human genes 0.000 description 1
- 102200132110 rs397508621 Human genes 0.000 description 1
- 102220020713 rs397508653 Human genes 0.000 description 1
- 102220020719 rs397508658 Human genes 0.000 description 1
- 102200128592 rs397508718 Human genes 0.000 description 1
- 102220020767 rs397508721 Human genes 0.000 description 1
- 102220020773 rs397508729 Human genes 0.000 description 1
- 102220020788 rs397508744 Human genes 0.000 description 1
- 102200128185 rs397508783 Human genes 0.000 description 1
- 102220020824 rs397508784 Human genes 0.000 description 1
- 102200125616 rs397515481 Human genes 0.000 description 1
- 102200115355 rs6356 Human genes 0.000 description 1
- 102220123600 rs747754623 Human genes 0.000 description 1
- 102200128196 rs75763344 Human genes 0.000 description 1
- 102200128207 rs77646904 Human genes 0.000 description 1
- 102220248941 rs778632674 Human genes 0.000 description 1
- 102200132111 rs77902683 Human genes 0.000 description 1
- 102200128179 rs79282516 Human genes 0.000 description 1
- 102220065656 rs793888531 Human genes 0.000 description 1
- 102200128599 rs80282562 Human genes 0.000 description 1
- 239000003813 safflower oil Substances 0.000 description 1
- 235000005713 safflower oil Nutrition 0.000 description 1
- 210000003296 saliva Anatomy 0.000 description 1
- 229910052710 silicon Inorganic materials 0.000 description 1
- 239000010703 silicon Substances 0.000 description 1
- 238000004467 single crystal X-ray diffraction Methods 0.000 description 1
- 238000009097 single-agent therapy Methods 0.000 description 1
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 1
- 235000015424 sodium Nutrition 0.000 description 1
- 239000012279 sodium borohydride Substances 0.000 description 1
- 229910000033 sodium borohydride Inorganic materials 0.000 description 1
- PYBFOHHUUMLRKD-UHFFFAOYSA-M sodium ethyl acetate chloride hydrate Chemical compound [OH-].[Na+].Cl.C(C)(=O)OCC PYBFOHHUUMLRKD-UHFFFAOYSA-M 0.000 description 1
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 1
- 235000010288 sodium nitrite Nutrition 0.000 description 1
- KKCBUQHMOMHUOY-UHFFFAOYSA-N sodium oxide Chemical compound [O-2].[Na+].[Na+] KKCBUQHMOMHUOY-UHFFFAOYSA-N 0.000 description 1
- 229910001948 sodium oxide Inorganic materials 0.000 description 1
- 235000011006 sodium potassium tartrate Nutrition 0.000 description 1
- 229940080313 sodium starch Drugs 0.000 description 1
- RSIJVJUOQBWMIM-UHFFFAOYSA-L sodium sulfate decahydrate Chemical compound O.O.O.O.O.O.O.O.O.O.[Na+].[Na+].[O-]S([O-])(=O)=O RSIJVJUOQBWMIM-UHFFFAOYSA-L 0.000 description 1
- 238000000527 sonication Methods 0.000 description 1
- 239000004334 sorbic acid Substances 0.000 description 1
- 235000010199 sorbic acid Nutrition 0.000 description 1
- 229940075582 sorbic acid Drugs 0.000 description 1
- 125000003003 spiro group Chemical group 0.000 description 1
- 238000005507 spraying Methods 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 239000011550 stock solution Substances 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000001384 succinic acid Substances 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 235000000346 sugar Nutrition 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- 125000000565 sulfonamide group Chemical group 0.000 description 1
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 239000003765 sweetening agent Substances 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 239000001648 tannin Substances 0.000 description 1
- 229920001864 tannin Polymers 0.000 description 1
- 235000018553 tannin Nutrition 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 125000004213 tert-butoxy group Chemical group [H]C([H])([H])C(O*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- GTWXYRAFRYVGNS-UHFFFAOYSA-N tert-butyl 2,6-dichloropyridine-3-carboxylate Chemical compound CC(C)(C)OC(=O)C1=CC=C(Cl)N=C1Cl GTWXYRAFRYVGNS-UHFFFAOYSA-N 0.000 description 1
- RZGNTHQZYZRDDB-UHFFFAOYSA-N tert-butyl 3-(6-amino-3-methylpyridin-2-yl)benzoate Chemical compound CC1=CC=C(N)N=C1C1=CC=CC(C(=O)OC(C)(C)C)=C1 RZGNTHQZYZRDDB-UHFFFAOYSA-N 0.000 description 1
- 150000008027 tertiary esters Chemical class 0.000 description 1
- 238000012360 testing method Methods 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- 230000001225 therapeutic effect Effects 0.000 description 1
- 239000002562 thickening agent Substances 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- 238000003354 tissue distribution assay Methods 0.000 description 1
- 231100000331 toxic Toxicity 0.000 description 1
- 231100000167 toxic agent Toxicity 0.000 description 1
- 239000000196 tragacanth Substances 0.000 description 1
- 235000010487 tragacanth Nutrition 0.000 description 1
- 229940116362 tragacanth Drugs 0.000 description 1
- FIQMHBFVRAXMOP-UHFFFAOYSA-N triphenylphosphane oxide Chemical compound C=1C=CC=CC=1P(C=1C=CC=CC=1)(=O)C1=CC=CC=C1 FIQMHBFVRAXMOP-UHFFFAOYSA-N 0.000 description 1
- 238000004704 ultra performance liquid chromatography Methods 0.000 description 1
- 238000001946 ultra-performance liquid chromatography-mass spectrometry Methods 0.000 description 1
- 238000005292 vacuum distillation Methods 0.000 description 1
- 238000003828 vacuum filtration Methods 0.000 description 1
- 210000001177 vas deferen Anatomy 0.000 description 1
- 235000019871 vegetable fat Nutrition 0.000 description 1
- 235000013311 vegetables Nutrition 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 239000003643 water by type Substances 0.000 description 1
- 230000004584 weight gain Effects 0.000 description 1
- 235000019786 weight gain Nutrition 0.000 description 1
- 230000004580 weight loss Effects 0.000 description 1
- 210000002268 wool Anatomy 0.000 description 1
- 229910052727 yttrium Inorganic materials 0.000 description 1
- 229910052725 zinc Inorganic materials 0.000 description 1
- 239000011701 zinc Substances 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/455—Nicotinic acids, e.g. niacin; Derivatives thereof, e.g. esters, amides
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing three or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/4439—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a five-membered ring with nitrogen as a ring hetero atom, e.g. omeprazole
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5365—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines ortho- or peri-condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D231/00—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings
- C07D231/02—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings
- C07D231/10—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
- C07D231/14—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D231/18—One oxygen or sulfur atom
- C07D231/20—One oxygen atom attached in position 3 or 5
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/04—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/12—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains three hetero rings
- C07D471/14—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains three hetero rings
- C07D498/14—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/05—Isotopically modified compounds, e.g. labelled
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/13—Crystalline forms, e.g. polymorphs
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Pharmacology & Pharmacy (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Pulmonology (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicinal Preparation (AREA)
- Plural Heterocyclic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
Abstract
Un compuesto que tiene la fórmula siguiente: **(Ver fórmula)** una sal farmacéuticamente aceptable del mismo, o un derivado deuterado de cualquiera de los anteriores.
Description
DES Moduladores del regulador de la conductancia transme métodos de tratamiento, y procesos para elaborar el mo En la presente se divulga un modulador del quística (CFTR), composiciones farmacéuticas que conti la fibrosis quística y un proceso para elaborar el modulad La fibrosis quística (FQ) es una enfermedad ge y adultos en todo el mundo. A pesar de los avances en e En pacientes con FQ, las mutaciones en el C llevan a una secreción aniónica apical reducida que pro disminución resultante en el transporte de aniones con infecciones microbianas acompañantes que finalmente enfermedad respiratoria, los pacientes con FQ padec pancreática que, si no se tratan, provocan la muerte. A infértiles y la fertilidad se reduce entre las mujeres con fi El análisis de secuencia del gen de CFTR enfermedades (Cutting, G.R. et al. (1990) Nature 346: 3 et al. (1989) Science 245:1073-1080; Kerem, B-S et al. fecha, se han identificado más de 2000 mutaciones e contiene información sobre solo 322 de estas mutacio mutaciones como causantes de enfermedad. La mutaci de fenilalanina en la posición 508 de la secuencia de a F508del. Esta mutación se produce en aproximadamen con una enfermedad grave.
La deleción del residuo 508 en CFTR evita q como resultado la incapacidad de la proteína mutante membrana plasmática. Como resultado, el número de c la membrana es mucho menor que el observado en célu no tiene mutaciones. Además del tráfico deficiente, l defectuosa. Juntos, el número reducido de canales en la reducido de aniones y fluidos a través del epitelio. (Qui son defectuosos debido a la mutación F508del sigue canales de CFTR de tipo salvaje. (Dalemans et al. (19 Cell. Biochem. 270:12347-50). Además de F508del, ot dan como resultado un tráfico, síntesis y/o regulación por disminución para alterar la secreción de aniones y m El CFTR es un canal de aniones mediado po células, incluyendo células epiteliales de absorción y membrana, así como la actividad de otros canales de io normal de CFTR es fundamental para el mantenimiento el tejido respiratorio y digestivo. El CFTR se compone proteína que se compone de una repetición en tánd contiene seis hélices transmembrana y un dominio de u enlazados por un dominio (R) regulador, polar, grande del canal y el tráfico celular.
El transporte de cloruro tiene lugar por la activi apical y la bomba de Na+-K+-ATPasa y los canales de transporte activo secundario de cloruro desde el lado lu puede salir pasivamente de la célula a través de los can disposición del cotransportador de Na+/2ClVK+, la bo basolateral en la superficie basolateral y CFTR en el l CFTR en el lado luminal. Como el agua probablement epitelio depende de pequeños gradientes osmóticos tran Por consiguiente, hay una necesidad de nuevos La invención proporciona un compuesto que tie IÓN
na de fibrosis quística, composiciones farmacéuticas, or
lador de conductancia transmembrana de la fibrosis el modulador, sus usos en métodos de tratamiento de
a recesiva que afecta aproximadamente a 70.000 niños amiento de la FQ, no existe cura.
expresadas endógenamente en el epitelio respiratorio un desequilibrio en el transporte de iones y fluidos. La e a una mayor acumulación de moco en el pulmón e can la muerte en los pacientes con FQ. Además de la icamente problemas gastrointestinales e insuficiencia s, la mayoría de los hombres con fibrosis quística son quística.
revelado una variedad de mutaciones que provocan 9; Dean, M. et al. (1990) Cell 61:863:870 y Kerem, B-S 0) Proc. Natl. Acad. Sci. USA 87:8447-8451). Hasta la gen de la FQ; Actualmente, la base de datos CFTR2 identificadas, con evidencia suficiente para definir 281 usante de enfermedad más prevalente es una deleción ácidos de CFTR y se denomina comúnmente mutación 70% de los casos de fibrosis quística y está asociada
proteína naciente se pliegue correctamente. Esto da salir del retículo endoplásmico (RE) y transitar hacia la s de CFTR para el transporte de aniones presentes en ue expresan CFTR de tipo salvaje, es decir, CFTR que utación da como resultado una regulación del canal brana y la regulación defectuosa llevan a un transporte P.M. (1990), FASEB J.4: 2709-2727). Los canales que ndo funcionales, aunque menos funcionales que los Nature Lond. 354: 526-528; Pasyk y Foskett (1995), J.
utaciones que provocan enfermedades en CFTR que nales defectuosos podrían regularse por incremento o ar la progresión y/o gravedad de la enfermedad.
MP/ATP que se expresa en una variedad de tipos de ción, donde regula el flujo de aniones a través de la proteínas. En las células epiteliales, el funcionamiento ansporte de electrolitos a través del cuerpo, incluyendo proximadamente 1480 aminoácidos que codifican una e dominios transmembrana, cada uno de los cuales a nucleótidos. Los dos dominios transmembrana están múltiples sitios de fosforilación que regulan la actividad
oordinada de ENaC y CFTR presentes en la membrana xpresados en la superficie basolateral de la célula. El lleva a la acumulación de cloruro intracelular, que luego de Cl', dando como resultado un transporte vectorial. La de Na+-K+-ATPasa y los canales K+ de la membrana luminal coordinan la secreción de cloruro a través de ca se transporta de forma activa, su flujo a través del eliales generados por el flujo bruto de sodio y cloruro.
mientos de enfermedades mediadas por CFTR.
fórmula siguiente:

una sal farmacéuticamente aceptable del mismo, o un de La presente invención también proporciona com compuesto que tiene la fórmula siguiente:
ado deuterado de cualquiera de los anteriores.
siciones farmacéuticas que comprenden por lo menos un

una sal farmacéuticamente aceptable de los mismos, o composiciones pueden incluir además por lo menos un i portador. Los compuestos de la invención, una sal far deuterado de cualquiera de los anteriores puede usarse mediada por CFTR que comprenden administrar por l farmacéuticamente aceptable de los mismos, o un opcionalmente como parte de una composición farmacéu a un sujeto con necesidad de ello.
La presente invención también proporciona un c derivado deuterado de cualquiera de los anteriores, tales ediente farmacéutico activo adicional y/o por lo menos un céuticamente aceptable de los mismos, o un derivado métodos para tratar la enfermedad de fibrosis quística enos uno de los compuestos de la invención, una sal erivado deuterado de cualquiera de los anteriores, que comprende por lo menos un componente adicional,
puesto que tiene la fórmula siguiente:

una sal farmacéuticamente del mismo, o un derivado de farmacéutica de la invención, para su uso en métodos CFTR. El compuesto de la invención, una sal farmacéuti rado de cualquiera de los anteriores, o una composición ra tratar la enfermedad de fibrosis quística mediada por mente aceptable del mismo, o un derivado deuterado de
cualquiera de los anteriores, o una composición farma difluorobenzo[d][1,3]dioxol-5-il)-N-(1-(2,3-dihidroxipropil) il)ciclopropanocarboxamida (Compuesto II) y N-[2, carboxamida (Compuesto III), opcionalmente como p comprende por lo menos un componente adicional, a un
Un compuesto de la invención es el Compuest a de la invención pueden administrarse con (R)-1-(2,2-oro-2-(1-hidroxi-2-metilpropan-2-il)-1H-indol-5-1,1-dimetiletil)-5-hidroxifenil]-1,4-dihidro-4-oxoquinolin-3-de por lo menos una composición farmacéutica que iente con necesidad de ello.

N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-trifl trimetilpirrolidin-1-il]piridin-3-carboxamida.
La presente invención también proporciona co mismas, que pueden incluir por lo menos un ingredient su uso en métodos para tratar la enfermedad de fibrosi Compuesto 1 a un sujeto con necesidad de ellos. Tambi
Breve descripción de los dibujos.
La FIG. 1 muestra las estructuras de ejemplos no li La FIG. 2 es un XRPD de la Forma A del Compuest La FIG. 3 es un XRPD experimental de la Forma A (abajo), que se calcula a partir de los datos de cristal La FIG. 4 es una superposición del XRPD experime La FIG. 5 es un XRPD de una dispersión secada po HPMCAS-HG.
La FIG. 6 es un espectro de MDSC de una SDD del La FIG. 7 es una lista representativa de mutaciones La FIG. 8 es un espectro de NMR de carbono 13 girando a 12,5 kHz, referenciado frente a adamanta MHzWB SSNMR; BH085908; activo V019431 (cons La FIG. 9 es un espectro de NMR de flúor-19 en est a 12,5 kHz, referenciado frente a adamantano 29,5 WB SSNMR; BH085908; activo V019431 (consola), La FIG. 10 muestra un gráfico de bolas y palos de la La FIG. 11 muestra un gráfico TGA de la Forma A cr La FIG. 12 muestra un gráfico de absorción dinámic La FIG. 13 muestra un difractograma de rayos X en La FIG. 14 muestra un difractograma de rayos X en La FIG. 15 muestra un difractograma de rayos X Compuesto 1.
La FIG. 16 muestra un difractograma de rayos X Compuesto 1.
La FIG. 17 muestra un difractograma de rayos X en
Definiciones
Como se usa en la presente, el término "alquil no ramificado que contiene átomos de carbono (como, 17, 18, 19 o 20 átomos de carbono). Los grupos alquilo
El término "alcoxi", como se usa en la presente un átomo de oxígeno. Los grupos alcoxi pueden estar s 2,2-dimetilpropoxi)pirazol-1-il]-2-[(4S)-2,2,4-
iciones farmacéuticas del Compuesto 1 y formas de las acéutico activo adicional y por lo menos un portador, y tica mediada por CFTR, que comprenden administrar el divulga un proceso para elaborar el Compuesto 1.
os de nuevos compuestos divulgados en la presente.
ompuesto 1 (arriba) comparado con un XRD calculado iduales.
calculado de la forma A del compuesto 1 de la FIG. 3.
erización (SDD) del 50% en peso del Compuesto 1 con
en peso de Compuesto 1 con HPMCAS-HG.
FTR.
tado sólido de la Forma A del Compuesto 1, con MAS ,5 ppm, a 275 K. El espectro se tomó en un Bruker 400 V015741 (imán).
ólido de la Forma A del Compuesto 1, con MAS girando , a 275 K. El espectro se tomó en un Bruker 400 MHz 741 (imán).
a cristalina A del Compuesto 1.
a del Compuesto 1.
apor (DVS) de la Forma cristalina A del Compuesto 1.
de la Forma M cristalina del Compuesto 1.
de la Forma E cristalina del Compuesto 1.
lvo de la Forma cristalina X de una sal de potasio del
olvo de la Forma Y cristalina de una sal de sodio del
de la forma cristalina P2 del compuesto 1.
refiere a un hidrocarburo alifático saturado, ramificado o jemplo, 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13, 14, 15, 16, en estar sustituidos o no sustituidos.
refiere a un alquilo o cicloalquilo unido covalentemente a idos o no sustituidos.
Como se usa en la presente, "cicloalquilo" s bicíclicos, tricíclicos o policíclicos que tienen de 3 a grupos “cicloalquilo” abarcan anillos monocíclicos, bicí anillos mono espiro y diespiro. Ejemplos no limitativos ciclohexilo, adamantilo, norbornilo y dispiro[2.0.2.1]hep sustituidos.
"Sustituido", ya sea precedido por el término del grupo "sustituido" está reemplazado por un sus "opcionalmente sustituido" puede tener un sustituyente más de una posición en cualquier estructura dada pue grupo especificado, el sustituyente puede ser el mismo Como se usa en la presente, "derivado(s) deu más átomos de hidrógeno reemplazados por un átomo Como se usa en la presente, "CFTR" signifi quística.
Como se usa en la presente, "mutaciones" pu de CFTR. Una "mutación del gen de CFTR" se refiere proteína de CFTR" se refiere a una mutación en la prot en los nucleótidos de un gen, en general, da como res gen, o un cambio de marco.
El término "F508del" se refiere a una proteína la posición 508.
Como se usa en la presente, un paciente que la misma mutación en cada alelo.
Como se usa en la presente, un paciente que esta mutación en un alelo y una mutación diferente en Como se usa en la presente, el término "modu un compuesto biológico como una proteína. Por ejempl actividad de CFTR. El aumento en la actividad resultant compuestos que corrigen, potencian, estabilizan y/o am Como se usa en la presente, el término "co procesamiento y tráfico de CFTR para aumentar la ca Fórmulas (I), (II), (III), (IV), (V) y (VI) y el Compuest divulgadas en la presente son correctores de CFTR.
Como se usa en la presente, el término "pote actividad del canal de la proteína de CFTR localizada e iones mejorado. El Compuesto III divulgado en la prese Como se usa en la presente, el término "ingre biológicamente activo.
Como se usa en la presente, el término "sal fa un compuesto de esta divulgación en el que la sal n compuestos de esta divulgación incluyen las derivadas sales farmacéuticamente aceptables son bien conocid sales farmacéuticamente aceptables en detalle en J. P Como se usa en la presente, el término "amo largo alcance en la posición de sus moléculas. Los sóli que las moléculas están dispuestas de manera aleatori ejemplo, empaquetamiento molecular, ni un orden isotrópicos, es decir, muestran propiedades similares e Por ejemplo, un material amorfo es un material sólid patrón de difracción en polvo de rayos X (XRPD) (es cambio, aparecen uno o varios picos anchos (por ej refiere a grupos hidrocarbonados no aromáticos cíclicos, carbonos (como, por ejemplo, de 3 a 10 carbonos). Los os, tricíclicos, en puente, fusionados y espiro, incluyendo grupos cicloalquilo son ciclopropilo, ciclobutilo, ciclopentilo, o. Los grupos cicloalquilo pueden estar sustituidos o no
cionalmente" o no, indica que por lo menos un hidrógeno yente. A menos que se indique lo contrario, un grupo decuado en cada posición sustituible del grupo, y cuando estar sustituida con más de un sustituyente elegido de un iferente en cada posición.
ado" significa la misma estructura química, pero con uno o deuterio.
regulador de la conductancia transmembrana de fibrosis
e referirse a mutaciones en el gen de CFTR o la proteína una mutación en el gen de CFTR y una "mutación de la a de CFTR. Un defecto o mutación genética, o un cambio do una mutación en la proteína de CFTR traducida de ese
CFTR mutante que carece del aminoácido fenilalanina en
"homocigoto" para una mutación genética particular tiene
"heterocigoto" para una mutación genética particular tiene tro alelo.
or" se refiere a un compuesto que aumenta la actividad de un modulador de CFTR es un compuesto que aumenta la e un modulador de CFTR incluye, pero no está limitado a, ican CFTR.
ctor de CFTR" se refiere a un compuesto que facilita el ad de CFTR en la superficie celular. Los Compuestos de II y sales farmacéuticamente aceptables de los mismos
ador de CFTR" se refiere a un compuesto que aumenta la superficie celular, dando como resultado un transporte de es un potenciador de CFTR.
nte farmacéutico activo" ("API") se refiere a un compuesto
acéuticamente aceptable" se refiere a una forma de sal de s tóxica. Las sales farmacéuticamente aceptables de los e ácidos y bases inorgánicos y orgánicos adecuados. Las en la técnica. Por ejemplo, S.M. Berge, et al. describen maceutical Sciences, 1977, 66, 1-19.
" se refiere a un material sólido que no tiene un orden de amorfos son generalmente líquidos superenfriados en los e tal manera que no hay una disposición bien definida, por largo alcance. Los sólidos amorfos son generalmente das las direcciones y no tienen puntos de fusión definidos. ue no tiene pico(s) cristalino característico agudo en su ecir, no es cristalino según se determina por XRPD). En plo, halos) en su patrón XRPD. Los picos anchos son
característicos de un sólido amorfo. Ver, US 2004/0006 un material cristalino.
Como se usa en la presente, el término "susta poco o ningún orden de largo alcance en la posición de amorfos tienen menos del 15% de cristalinidad (por ej cristalinidad). También se observa que el término "sus refiere a materiales que no tienen (0%) cristalinidad.
Como se usa en la presente, el término "di sustancia, la fase dispersa, se distribuye, en unidades di o vehículo). El tamaño de la fase dispersa puede vari dimensión nanométrica, hasta varios micrones de tam líquidas o gaseosas. En el caso de una dispersión s aplicaciones farmacéuticas, una dispersión sólida pued amorfo (fase continua); o alternativamente, un fárm continua). En algunas realizaciones, una dispersión sól fármaco constituye la fase continua. O una dispersión polímero constituyendo la fase continua.
Los términos "paciente" y "sujeto" se usan humanos.
Los términos "dosis eficaz" y "cantidad eficaz cantidad de un compuesto que produce el efecto desea un síntoma de la FQ, o disminución la gravedad de la eficaz dependerá del propósito del tratamiento y podrá conocidas (ver, por ejemplo, Lloyd (1999) The Art, Scien Como se usa en la presente, los términos " mejora de la FQ o sus síntomas o la disminución "Tratamiento", como se usa en la presente, incluye, p sujeto, aumento de peso, reducción de la mucosidad en reducción de infecciones del pecho y/o reducción de l gravedad de cualquiera de estos síntomas pueden estándar conocidos en la técnica.
Como se usa en la presente, el término "en co agentes o ingredientes farmacéuticos activos adiciona agentes o ingredientes farmacéuticos activos al pacient Los términos "aproximadamente" y "alrededor porcentaje en peso de los ingredientes de una composi cantidad o porcentaje en peso especificados o un i reconocido por un experto en la técnica para proporci dosis, cantidad o porcentaje en peso especificados.
Los compuestos de la invención, y los Compu mismos, y sus derivados deuterados descritos en la pr día, dos veces al día o tres veces al día. En algunas re invención, y sales farmacéuticamente aceptables del mi realizaciones, se administra por lo menos un compuest los mismos y sus derivados deuterados dos veces al d compuesto elegido del Compuesto II y sales farmacéut realizaciones, se administra por lo menos un compu aceptables del mismo dos veces al día. En algunas real del Compuesto III y sales farmacéuticamente aceptabl administra por lo menos un compuesto elegido del Co dos veces al día. En algunas realizaciones, se adminis sales farmacéuticamente aceptables del mismo una vez un compuesto elegido del Compuesto IV y sales farmac algunas realizaciones, se emplea un derivado deuterad aceptable del mismo en cualquiera de estas realizacione En algunas realizaciones, se administran diari para una comparación de XRPS de un material amorfo y
ialmente amorfo" se refiere a un material sólido que tiene s moléculas. Por ejemplo, los materiales sustancialmente plo, menos del 10% de cristalinidad o menos del 5% de cialmente amorfo" incluye el descriptor "amorfo", que se
rsión" se refiere a un sistema disperso en el que una retas, a través de una segunda sustancia (la fase continua considerablemente (por ejemplo, partículas coloidales de o). En general, las fases dispersas pueden ser sólidas, a, las fases dispersa y continua son ambas sólidas. En cluir un fármaco cristalino (fase dispersa) en un polímero amorfo (fase dispersa) en un polímero amorfo (fase incluye el polímero que constituye la fase dispersa y el da incluye el fármaco que constituye la fase dispersa y el
istintamente y se refieren a un animal, incluyendo los
e usan indistintamente en la presente y se refieren a la para el cual se administra (por ejemplo, mejora de la FQ o o un síntoma de la FQ). La cantidad exacta de una dosis terminarse por un experto en la técnica usando técnicas and Technology of Pharmaceutical Compounding).
amiento", "tratar" y similares significan generalmente la la gravedad de la FQ o sus síntomas en un sujeto. no se limita a, lo siguiente: aumento del crecimiento del pulmones, mejora de la función pancreática y/o hepática, s o falta de aliento. Las mejoras o la disminución de la luarse fácilmente de acuerdo con métodos y técnicas
inación con", cuando se refiere a dos o más compuestos, , significa la administración de dos o más compuestos, tes de, concurrentes con, o posteriores unos de otros.
e", cuando se usan en relación con dosis, cantidades o n o forma de dosificación, incluyen el valor de una dosis, rvalo de dosis, cantidad o porcentaje en peso que es ar un efecto farmacológico equivalente al obtenido de la
os II, III, IV y sales farmacéuticamente aceptables de los nte independientemente pueden administrarse una vez al zaciones, se administra por lo menos un compuesto de la o, y sus derivados deuterados una vez al día. En algunas e la invención, y sales farmacéuticamente aceptables de En algunas realizaciones, se administra por lo menos un mente aceptables del mismo una vez al día. En algunas o elegido del Compuesto II y sales farmacéuticamente ciones, se administra por lo menos un compuesto elegido del mismo una vez al día. En algunas realizaciones, se esto III y sales farmacéuticamente aceptables del mismo por lo menos un compuesto elegido del Compuesto IV y día. En algunas realizaciones, se administra por lo menos ticamente aceptables se administran dos veces al día. En del Compuesto II, III, y/o IV o una sal farmacéuticamente
ente de 10 mg a 1500 mg de un compuesto divulgado en
la presente, una sal farmacéuticamente aceptable del mi
Un experto en la técnica reconocerá que, cua farmacéuticamente aceptable del mismo", la cantida compuesto es la cantidad equivalente a la concentrac cantidades divulgadas de los compuestos o las sales fa se basan en su forma de base libre. Por ejemplo, “10 mg de Fórmula (I) y sales farmacéuticamente aceptables de y una concentración de un sal farmacéuticamente acept de compuestos de Fórmula (I).
También se divulgan en la presente compuestos o un derivado deuterado de tal compuesto o sal.
se divulga una cantidad de "un compuesto o una sal e la forma de sal farmacéuticamente aceptable del de la base libre del compuesto. Se observa que las acéuticamente aceptables de los mismos en la presente por lo menos un compuesto elegido de los compuestos mismos” incluye 10 mg de un compuesto de Fórmula (I) e de los compuestos de Fórmula (I) equivalente a 10 mg
Fórmula (I):

sales farmacéuticamente aceptables de los mismos y der
en donde:
- uno de Y1 e Y2 es N y el otro es CH;
- X se elige de O, NH y grupos N(alquilo C1 -C4),;
- cada R2 se elige independientemente entre hidró grupos alquilo C1-C2 opcionalmente sustituidos independientemente de halógenos, hidroxilo y grupos sustituyentes cada uno elegido independientemente d halógenos;
- cada R3 se elige independientemente de grupos alq hidroxilo, u opcionalmente dos R3 geminales, junto cicloalquilo C3-4;
- cada R4 se elige independientemente de halógenos; - R5 se elige entre hidrógeno y grupos alquilo C1-C4; - cada R6 se elige independientemente de halóge grupos alquilo C1-C2 , y grupos alquilo C1-C2 halogena - R7 se elige de hidrógeno, halógenos, ciano, grup sustituyentes, cada uno elegido independientement opcionalmente sustituidos con uno o más sustituyent C1-C2 , grupos alquilo C1-C2 halogenados, y halógenos - k es 0 o 1;
- r es 0 o 1;
- m es 0, 1,2 o 3;
- p es 0, 1 o 2; y
- q es 0, 1,2, 3, 4, 5, 6, 7 u 8.
También se divulgan en la presente compuestos dos deuterados de cualquiera de los anteriores,
o, halógenos, ciano, hidroxilo, grupos alcoxilo C1-C2 , y on uno o más sustituyentes elegidos cada uno icloalquilo C3 .5 opcionalmente sustituidos con uno o más rupos alquilo C1-C2 , grupos alquilo C1-C2 halogenados, y
C1-C4 opcionalmente sustituidos con uno o más grupos el átomo de carbono al que están unidos, forman un
, ciano, hidroxilo, hidroximetilo, grupos alcoxilo C1-C2 , ;
alquilo C1-C2 opcionalmente sustituidos con uno o más de halógenos e hidroxilo, y grupos cicloalquilo C3-C10 cada uno elegido independientemente de grupos alquilo
Fórmula (II):

sales farmacéuticamente aceptables de los mismos y deri
en donde:
- X se elige de O, NH y grupos N(alquilo C1 -C4);
- R1 es -(C(R2)2)k-O-(C(R2)2)mR7,
-cada R2 se elige independientemente de hidrógeno, alquilo C1-C2 opcionalmente sustituidos con uno o entre halógenos, hidroxilo y grupos cicloalquilo C3.5 op uno elegido independientemente de alquilo grupos C1-- cada R3 se elige independientemente de grupos alqu hidroxilo, u opcionalmente dos R3 geminales, junto c cicloalquilo C3-4;
- cada R4 se elige independientemente de halógenos; - R5 se elige de hidrógeno y grupos alquilo C1-C4;
- cada R6 se elige independientemente de halógen grupos alquilo C1 -C2, y grupos alquilo C1-C2 halogena - R7 se elige de hidrógeno, halógenos, ciano, grupo sustituyentes, cada uno elegido independientement opcionalmente sustituidos con uno o más sustituyente C1 -C2 , grupos alquilo C1-C2 halogenados, y halógenos - k es 0 o 1;
- r es 0 o 1;
- m es 0, 1, 2 o 3;
- p es 0, 1 o 2; y
- q es 0, 1, 2, 3, 4, 5, 6, 7 u 8.
Incluidos dentro del alcance de las Fórmulas (I) y (II) están os deuterados de cualquiera de los anteriores,
genos, ciano, hidroxilo, grupos alcoxilo C1-C2 y grupos sustituyentes, cada uno elegido independientemente nalmente sustituidos con uno o más sustituyentes, cada grupos alquilo C1-C2 halogenados, y halógenos;
C1-C4 opcionalmente sustituidos con uno o más grupos el átomo de carbono al que están unidos, forman un
ciano, hidroxilo, hidroximetilo, grupos alcoxilo C1-C2, ;
lquilo C1-C2 opcionalmente sustituidos con uno o más e halógenos e hidroxi, y grupos cicloalquilo C3-C10 ada uno independientemente elegidos de grupos alquilo
s compuestos que comprenden un grupo

(donde R' es H o alquilo C1-C4), es decir, donde X farmacéuticamente aceptables de los mismos y derivado realizaciones, un compuesto que tiene cualquiera de las f grupo (S=O) del grupo sulfonamida en cada fórmula se aceptable del mismo, o se incluye un derivado deuterado isomérica o isómeros enantioenriquecidos (por ejemplo, >
También se divulgan en la presente compuestos elige de los grupos NH y N(alquilo C1-C4) y sales euterados de cualquiera de los anteriores. En algunas ulas estructurales mostradas en la FIG. 1, pero uno del emplaza con NH o NR', o una sal farmacéuticamente cualquiera de los anteriores, ya sea como una mezcla ee, >95% ee, o >98% ee).
fórmula (III):

sales farmacéuticamente aceptables de los mismos y der
en donde:
- R1 es -(C(R2))2)k-O-(CR2)2)mR7,
- cada R2 se elige independientemente de hidrógeno alquilo C1-C2 opcionalmente sustituidos con uno o halógenos, hidroxi y grupos cicloalquilo C3.5 opciona elegido independientemente de grupos alquilo C1-C2, - cada R3 se elige independientemente de grupos alq hidroxi, u opcionalmente dos R3 geminales, junto c cicloalquilo C3-4;
- cada R4 se elige independientemente de halógenos; - R5 se elige de hidrógeno y grupos alquilo C1-C4;
- cada R6 se elige independientemente de halógeno alquilo C1-C2, y grupos alquilo C1-C2 halogenados;
- R7 se elige de hidrógeno, halógenos, ciano, grup sustituyentes, cada uno elegido independientemen opcionalmente sustituidos con uno o más sustituyent C1-C2, grupos alquilo C1-C2 halogenados, y halógenos - k es 0 o 1;
- r es 0 o 1;
- m es 0, 1, 2 o 3;
- p es 0, 1 o 2; y
- q es 0, 1, 2, 3, 4, 5, 6, 7 u 8.
[0069]
También se divulgan en la presente compuestos dos deuterados de cualquiera de los anteriores,
alógenos; ciano; hidroxi; grupos alcoxi Ci -C2; y grupos sustituyentes cada uno elegido independientemente de ente sustituidos con uno o más sustituyentes cada uno pos alquilo C1-C2 halogenados y halógenos;
C1-C4 opcionalmente sustituidos con uno o más grupos el átomo de carbono al que están unidos, forman un
ciano, hidroxi, hidroximetilo, grupos alcoxi C1-C2, grupos
alquilo C1-C2 opcionalmente sustituidos con uno o más de halógenos e hidroxi, y grupos cicloalquilo C3-C10 cada uno elegido independientemente de grupos alquilo
Fórmula (IV):


sales farmacéuticamente aceptables de cualquiera de l anteriores,
en donde:
- R 1 es -O-(CH2)(C(R2)2)(m-i)R7,
- cada R2 se elige independientemente de grupos alq - R7 se elige entre grupos alquilo C1-C2 opcionalment independientemente de halógenos, y grupos ciclo sustituyentes cada uno elegido independientemente halógenos
- R5 se elige de hidrógeno y grupos alquilo C1-C2;
- cada R6 se selecciona independientemente de grup - p es 0, 1 o 2.
Un compuesto de la presente invención es un c anteriores y derivados deuterados de cualquiera de los
C1-C2 , OH, grupos alcoxi C1-C2 y halógenos;
ustituidos con uno o más sustituyentes, cada uno elegido uilo C3-C10 opcionalmente sustituidos con uno o más grupos alquilo C1-C2, grupos alquilo C1-C2 halogenados y
alquilo C1-C2; y
puesto que tiene la fórmula siguiente:

una sal farmacéuticamente aceptable del mismo, o un de En algunas realizaciones, un compuesto de la in do deuterado de cualquiera de los anteriores.
nción es un compuesto que tiene la fórmula siguiente:

o una sal farmacéuticamente aceptable del mismo.
Las sales farmacéuticamente aceptables adecu J. Pharmaceutical Sciences, 1977, 66, 1-19. Por ejemplo farmacéuticamente aceptables:
T as son, por ejemplo, las divulgadas en S.M. Berge, et al. Tabla 1 de ese artículo proporciona las siguientes sales 1:

Los ejemplos no limitativos de sales farmac incluyen: sales formadas con ácidos inorgánicos como sulfúrico o ácido perclórico; sales formadas con ácidos ácido tartárico, ácido cítrico, ácido succínico o ácido mal técnica, como intercambio iónico. Los ejemplos no limitat de adipato, alginato, ascorbato, aspartato, bencenos canforsulfonato, citrato, ciclopentanopropionato, digluc glucoheptonato, glicerofosfato, gluconato, hemi hidroxietanosulfonato, lactobionato, lactato, laurato, laur naftalenosulfonato, nicotinato, nitrato, oleato, oxalato, p fosfato, picrato, pivalato, propionato, estearato, succinato, y valerato. Las sales farmacéuticamente aceptables d metales alcalinotérreos, amonio y N sales de p farmacéuticamente aceptables derivadas de bases apro amonio y N sales de p-toluenosulfonato, undecanoato y de bases apropiadas incluyen sales de metales alcalino divulgación también prevé la cuaternización de cualquie divulgados en la presente. Los ejemplos no limitativos incluyen sodio, litio, potasio, calcio y magnesio. Otros eje incluyen amonio, amonio cuaternario y cationes de am carboxilato, sulfato, fosfato, nitrato, alquilsulfonato inferi de sales farmacéuticamente aceptables incluyen sales d
En algunas realizaciones, se administra un com del mismo y derivados deuterados de los anteriores en Compuesto II, sus sales farmacéuticamente aceptables algunas realizaciones, se administra un compuesto de la y derivados deuterados de los anteriores en combinación y sales farmacéuticamente aceptables del mismo. En invención, sales farmacéuticamente aceptables del mism con por lo menos un compuesto elegido del Compuest algunas realizaciones, se administra un compuesto de la y derivados deuterados de los anteriores en combinació o una sal farmacéuticamente o derivado deuterado del
III, sales farmacéuticamente aceptables del mismo, y algunas realizaciones, se administra un compuesto de la y derivados deuterados de cualquiera los anteriores en Compuesto III, sales farmacéuticamente aceptables d anteriores y por lo menos un compuesto elegido del Co y derivados deuterados de cualquiera de los anteriores.
En algunas realizaciones, un compuesto de l aceptable del mismo y/o por lo menos un derivado deu combinación con por lo menos un ingrediente farmacéuti un ingrediente farmacéutico activo adicional se elige de:
(a) Compuesto II:
icamente aceptables derivadas de ácidos apropiados ido clorhídrico, ácido bromhídrico, ácido fosfórico, ácido ánicos como ácido acético, ácido oxálico, ácido maleico, o; y sales formadas usando otros métodos usados en la s de sales farmacéuticamente aceptables incluyen sales nato, benzoato, bisulfato, borato, butirato, canforato, to, dodecilsulfato, etanosulfonato, formiato, fumarato, fato, heptanoato, hexanoato, hidroyoduro, 2-sulfato, malato, maleato, malonato, metanosulfonato, 2-itato, pamoato, pectinato, persulfato, 3-fenilpropionato, lfato, tartrato, tiocianato, p-toluensulfonato, undecanoato adas de bases apropiadas incluyen metales alcalinos, luenosulfonato, undecanoato y valerato. Las sales das incluyen metales alcalinos, metales alcalinotérreos, rato. Las sales farmacéuticamente aceptables derivadas metales alcalinotérreos, amonio y N+(alquilo C-m )4. Esta rupo que contenga nitrógeno básico de los compuestos cuados de sales de metales alcalinos y alcalinotérreos los no limitativos de sales farmacéuticamente aceptables formados usando contraiones como haluro, hidróxido, arilsulfonato. Otros ejemplos adecuados, no limitativos esilato y glucosamina.
sto de la invención, sales farmacéuticamente aceptables mbinación con por lo menos un compuesto elegido del l mismo, y derivados deuterados de los anteriores. En vención, sales farmacéuticamente aceptables del mismo, n por lo menos un compuesto elegido del Compuesto III unas realizaciones, se administra un compuesto de la y derivados deuterados de los anteriores en combinación V y sales farmacéuticamente aceptables del mismo. En ención, sales farmacéuticamente aceptables del mismo, on por lo menos un compuesto elegido del Compuesto II o y por lo menos un compuesto elegido del Compuesto ivados deuterados de cualquiera de los anteriores. En ención, sales farmacéuticamente aceptables del mismo, mbinación con por lo menos un compuesto elegido del mismo, y derivados deuterados de cualquiera de los esto IV, sales farmacéuticamente aceptables del mismo,
vención (y/o por lo menos una sal farmacéuticamente ado de dicho compuesto o sal) puede administrarse en activo adicional. En algunas realizaciones, por lo menos

y sales farmacéuticamente aceptables del mismo.
Un nombre químico para el compuesto II es (R)-1-(2, ifluorobenzo[d][1,3]dioxol-5-il)-W-(1-(2,3-dihidroxipropil)-6-
fluoro-2-(1-hidroxi-2-metilpropan-2-il)-1H-indol-5-il)cidopro (b) Compuesto III:
nocarboxamida;

Un nombre químico para el Compuesto III es W-(5-h¡drox¡ (c) Compuesto IV:
4-d¡-terc-but¡l-fen¡l)-4-oxo-1H-qu¡nol¡n-3-carboxam¡da; y

y sales farmacéut¡camente aceptables del m¡smo.
Un nombre quím¡co para el compuesto ¡l)c¡clopropanocarboxam¡do)-3-met¡lp¡r¡d¡n-2-¡l)benzo¡co.
farmacéut¡camente aceptable del m¡smo pueden adm¡n farmacéut¡camente aceptable del m¡smo. En algunas rea aceptable del mismo pueden adm¡n¡strarse en comb¡na aceptable del m¡smo. En algunas real¡zac¡ones, el Comp pueden adm¡n¡strarse en comb¡nac¡ón con el Compuesto algunas real¡zac¡ones, el Compuesto 1 y/o una sal farmac comb¡nac¡ón con el Compuesto II y/o una sal farmacéut¡c farmacéut¡camente aceptable del m¡smo. En algunas rea aceptable del mismo pueden adm¡n¡strarse en comb¡na aceptable del mismo y el Compuesto IV y/o una sal farma
En un aspecto, la divulgación presenta una co una sal farmacéuticamente aceptable del mismo, y un por
En un aspecto, la divulgación presenta una co una sal farmacéuticamente aceptable del mismo, el C m¡smo, y un portador farmacéut¡camente aceptable.
En un aspecto, la d¡vulgac¡ón presenta una com una sal farmacéuticamente aceptable del mismo, el Co m¡smo, y un portador farmacéut¡camente aceptable.
En un aspecto, la d¡vulgac¡ón presenta una com una sal farmacéuticamente aceptable del mismo, el C mismo, el Compuesto III y/o una sal farmacéuticament aceptable.
Un compuesto de la invención, como por ej aceptables, y los derivados deuterados de tales comp compos¡c¡ón farmacéut¡ca o en compos¡c¡ones farmacé farmacéuticos activos adicionales (por ejemplo, el Compu derivado deuterado de tal compuesto o sal). Tales com es ác¡do 3-(6-(1-(2,2-difluorobenzo[d][1,3]dioxol-5-algunas real¡zac¡ones, el Compuesto 1 y/o una sal arse en combinación con el Compuesto II y/o una sal c¡ones, el Compuesto 1 y/o una sal farmacéut¡camente n con el Compuesto III y/o una sal farmacéut¡camente to 1 y/o una sal farmacéut¡camente aceptable del mismo y/o una sal farmacéut¡camente aceptable del m¡smo. En t¡camente aceptable del mismo pueden adm¡n¡strarse en ente aceptable del m¡smo y el Compuesto III y/o una sal c¡ones, el Compuesto 1 y/o una sal farmacéut¡camente n con el Compuestos II y/o una sal farmacéut¡camente t¡camente aceptable del m¡smo.
sición farmacéutica que comprende el Compuesto 1 y/o or farmacéuticamente aceptable.
sición farmacéutica que comprende el Compuesto 1 y/o uesto II y/o una sal farmacéuticamente aceptable del
s¡c¡ón farmacéut¡ca que comprende el Compuesto 1 y/o uesto III y/o una sal farmacéuticamente aceptable del
s¡c¡ón farmacéut¡ca que comprende el Compuesto 1 y/o uesto II y/o una sal farmacéuticamente aceptable del ceptable del mismo, y un portador farmacéuticamente
lo, el Compuesto 1, y sus sales farmacéuticamente tos y sales pueden estar comprendidos en una única cas separadas en comb¡nac¡ón con otros ¡ngred¡entes to II, III o IV, o su sal farmacéuticamente aceptable, o un iciones farmacéuticas pueden administrarse una vez al
día o varias veces al día, o múltiples veces al día, como do presenta una composición farmacéutica que comprende por un portador farmacéuticamente aceptable.
En algunas realizaciones, la divulgación present compuesto de la invención y sales farmacéuticamente ac elegido del Compuesto II y sales farmacéuticamente a farmacéuticamente aceptable.
En algunas realizaciones, la divulgación presenta menos un compuesto de la invención y sales farmacéuti compuesto elegido del Compuesto III y sales farmacéuticam farmacéuticamente aceptable.
En algunas realizaciones, la divulgación presenta menos un compuesto de la invención y sales farmacéuti compuesto elegido del Compuesto II y sales farmacéuticam elegido del Compuesto III y sales farmacéuticamente a farmacéuticamente aceptable.
En algunas realizaciones, la divulgación present compuesto de la invención y sales farmacéuticamente acept Compuesto III y sales farmacéuticamente aceptables del mis IV y sales farmacéuticamente aceptables del mismo, y por lo En algunas realizaciones, las composiciones farm menos un ingrediente farmacéutico activo adicional. En a farmacéutico activo adicional es un modulador de
farmacéutico activo adicional es un corrector de CF farmacéutico activo adicional es un potenciador de comprende (i) un compuesto de la invención, o una sal fa deuterado de tal compuesto o sal; y (ii) por lo menos dos in cuales es un corrector de CFTR y uno de los cuales es un po En algunas realizaciones, por lo menos un ingre agentes mucolíticos, broncodilatadores, antibióticos, agentes Una composición farmacéutica puede comprender aceptable. En algunas realizaciones, el por lo menos un vehículos farmacéuticamente aceptables y adyuvantes farm por lo menos un portador farmacéuticamente aceptable se e lubricantes farmacéuticamente aceptables.
También se apreciará que una composición farmac farmacéutica que comprende combinaciones descritas anteri es decir, las composiciones pueden administrarse concurr ingrediente farmacéutico activo adicional o procedimientos m Las composiciones farmacéuticas que comprende quística.
Como se ha descrito anteriormente, las composici comprender opcionalmente además por lo menos un porta portador farmacéuticamente aceptable puede elegirse de farmacéuticamente aceptable, como se usa en la presente, otros vehículos líquidos, coadyuvantes de dispersión, coady isotónicos, agentes espesantes, agentes emulsionantes, con adecuado para la forma de dosificación particular deseada. edición, 2005, ed. D.B. Troy, Lippincott Williams & Wilkin Technology, eds. J. Swarbrick and J. C. Boylan, 1988-1999 usados en la formulación de composiciones farmacéuticas y Excepto en la medida en que cualquier portador conven divulgación, como por ejemplo produciendo cualquier efecto manera perjudicial con cualquier otro componente de la co dentro de la alcance de esta divulgación. Los ejemplos no l eces al día. En algunas realizaciones, la divulgación
menos un compuesto de la invención, y por lo menos
una composición farmacéutica que comprende un
ables de los mismos, por lo menos un compuesto
ptables del mismo, y por lo menos un portador
a composición farmacéutica que comprende por lo
ente aceptables de los mismos, por lo menos un
te aceptables del mismo, y por lo menos un portador
a composición farmacéutica que comprende por lo
ente aceptables de los mismos, por lo menos un
e aceptables del mismo, por lo menos un compuesto
ptables del mismo, y por lo menos un portador
una composición farmacéutica que comprende un
s del mismo, por lo menos un compuesto elegido del
, por lo menos un compuesto elegido del Compuesto
nos un portador farmacéuticamente aceptable.
uticas divulgadas en la presente comprenden por lo
nas realizaciones, el por lo menos un ingrediente
R. En algunas realizaciones, el por lo menos un ingrediente . En algunas realizaciones, el por lo menos un ingrediente TR. En algunas realizaciones, la composición farmacéutica acéuticamente aceptable del mismo, o un derivado
dientes farmacéuticos activos adicionales, uno de los
ciador de CFTR.
nte farmacéutico activo adicional se selecciona de
tiinfecciosos y agentes antiinflamatorios.
emás por lo menos un portador farmacéuticamente
rtador farmacéuticamente aceptable se elige entre
uticamente aceptables. En algunas realizaciones, el
de cargas, disgregantes, surfactantes, aglutinantes,
tica de esta divulgación, incluyendo una composición
ente, puede emplearse en terapias de combinación;
mente con, antes, o después de, por lo menos un
icos.
stas combinaciones son útiles para tratar la fibrosis
es farmacéuticas divulgadas en la presente pueden
r farmacéuticamente aceptable. El por lo menos un
uvantes y vehículos. El por lo menos un portador
cluye todos y cada uno de los solventes, diluyentes,
antes de suspensión, agentes tensioactivos, agentes
rvantes, aglutinantes sólidos y lubricantes, según sea
mington: The Science and Practice of Pharmacy, 21a
Philadelphia, y la Encyclopedia of Pharmaceutical
arcel Dekker, Nueva York divulga varios portadores
cnicas conocidas para la preparación de las mismas.
nal sea incompatible con los compuestos de esta
lógico indeseable o interactuando de otra manera de
osición farmacéutica, se contempla que su uso esté
itativos de portadores farmacéuticamente aceptables
adecuados incluyen, pero no están limitados a, intercam proteínas del suero (como albúmina de suero humano), sorbato de potasio), mezclas de glicéridos parciales de á (como sulfato de protamina, hidrogenofosfato disódico, zinc), sílice coloidal, trisilicato de magnesio, polivinil polietileno-polioxipropileno, grasa de lana, azúcares (co de maíz y almidón de patata), celulosa y sus derivados (c celulosa), tragacanto en polvo, malta, gelatina, talc supositorios), aceites (como aceite de cacahuete, ace sésamo, aceite de oliva, aceite de maíz y aceite de so (como oleato de etilo y etil laurato), agar, agentes ta aluminio), ácido algínico, agua libre de pirógenos, sol soluciones tampón de fosfato, lubricantes compatibles magnesio), agentes colorantes, agentes de liberación, aromatizantes, agentes perfumantes, conservantes y anti
En algunas realizaciones, los compuestos pa administración a un paciente con necesidad de ello de aceptables del mismo, y por lo menos un compuesto ele farmacéuticamente aceptables de cualquiera de los anter
Puede usarse cualquier composición farmacé compuestos divulgados en la presente, Compuesto II, aceptables de los mismos. En los Ejemplos se describe Compuesto 1 y sus sales farmacéuticamente aceptables Compuesto II y sus sales farmacéuticamente aceptabl 2014/015841. Algunas composiciones farmacéutica farmacéuticamente aceptables pueden encontrarse en 2011/019413, la WO 2012/027731 y la WO 2013/130669 Compuesto IV y sus sales farmacéuticamente acepta 2011/127241, la WO 2013/112804 y la WO 2014/071122.
En algunas realizaciones, una composición far sales farmacéuticamente aceptables del mismo se admi Compuesto II y el Compuesto III. Las composicione Compuesto III se divulgan en la Publicación de PCT N° realización ejemplar:
dores de iones, alúmina, estearato de aluminio, lecitina, stancias tampón (como fosfatos, glicina, ácido sórbico y os grasos vegetales saturados, agua, sales, y electrolitos drogenofosfato de potasio, cloruro de sodio y sales de olidona, poliacrilatos, ceras, polímeros de bloque de lactosa, glucosa y sacarosa), almidones (como almidón o carboximetilcelulosa de sodio, etilcelulosa y acetato de excipientes (como manteca de cacao y ceras para de semilla de algodón, aceite de cártamo, aceite de , glicoles (como propilenglicol y polietilenglicol), ésteres onantes (como hidróxido de magnesio e hidróxido de n salina isotónica, solución de Ringer, alcohol etílico, tóxicos (como lauril sulfato de sodio y estearato de entes de recubrimiento, agentes edulcorantes, agentes dantes.
su uso en los métodos de la divulgación emplean la compuesto de la invención y sales farmacéuticamente del Compuesto II, Compuesto III, Compuesto IV y sales s.
a adecuada conocida en la técnica para los nuevos mpuesto III, Compuesto IV y sales farmacéuticamente lgunas composiciones farmacéuticas ejemplares para el lgunas composiciones farmacéuticas ejemplares para el pueden encontrarse en la WO 2011/119984 y la WO ejemplares para el Compuesto III y sus sales s la WO 2007/134279, la WO 2010/019239, la WO lgunas composiciones farmacéuticas ejemplares para el pueden encontrarse en la WO 2010/037066, la WO
céutica que comprende un compuesto de la invención y ra con una composición farmacéutica que comprende el armacéuticas que comprenden el Compuesto II y el O 2015/160787. En la siguiente Tabla 2 se muestra una

En algunas realizaciones, una composición far sales farmacéuticas del mismo se administra con una c Las composiciones farmacéuticas que comprenden el C 2010/019239. En la siguiente Tabla 3 se muestra una rea céutica que comprende un compuesto de la invención y posición farmacéutica que comprende el Compuesto III. puesto III se divulgan en la Publicación de pCt N° WO ción ejemplar:
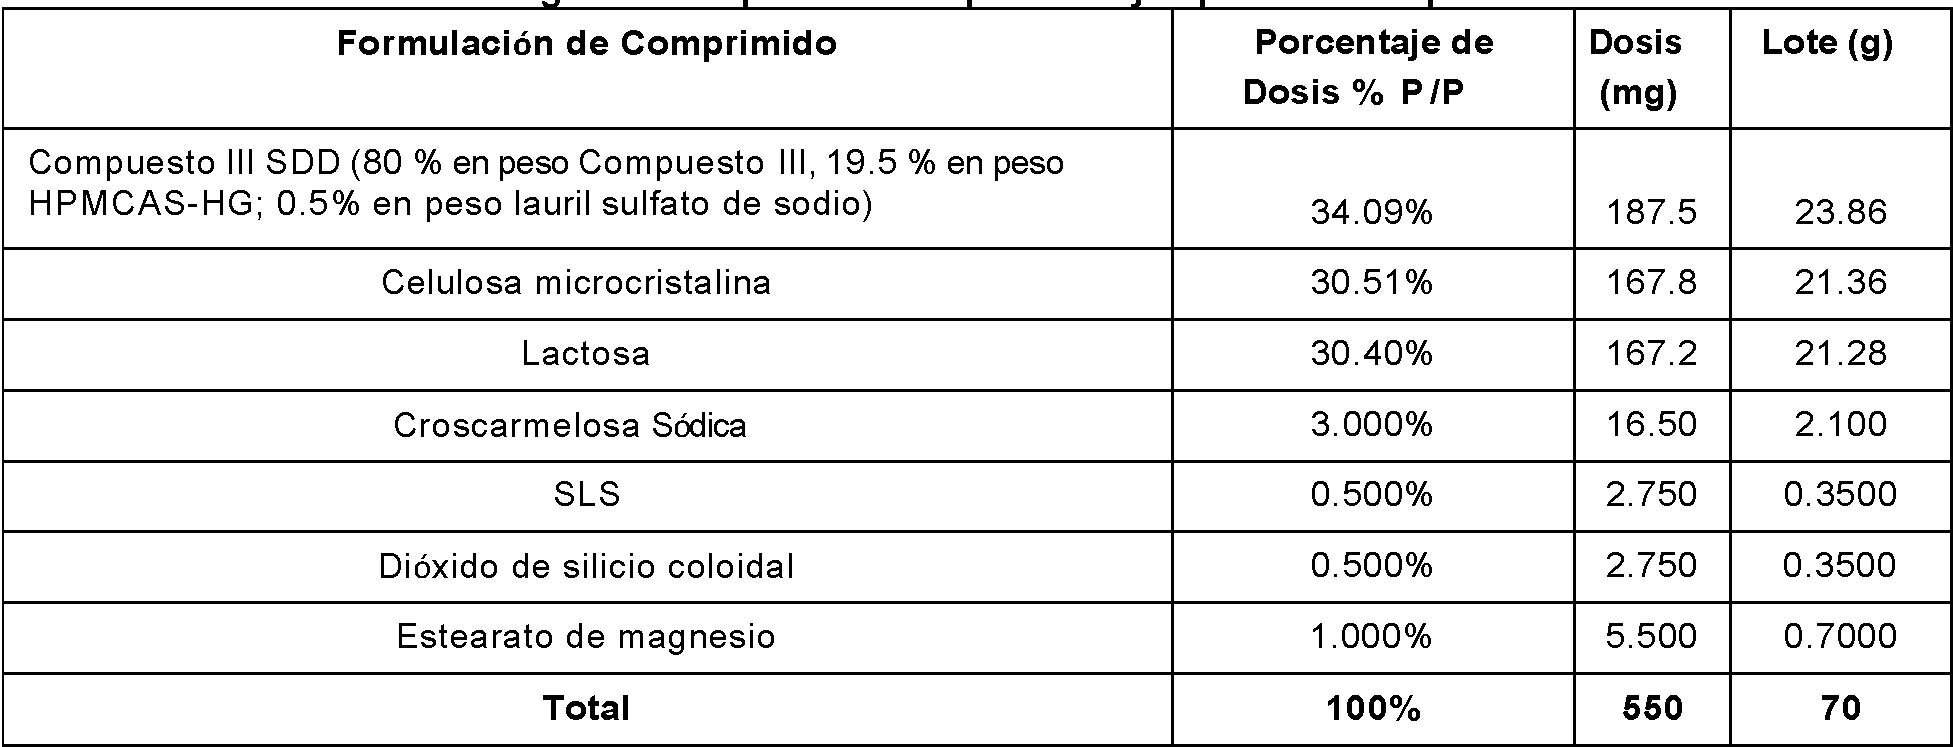
Las composiciones farmacéuticas adicionales Publicación de PCT N° WO 2013/130669. Se formularon de grosor, cada minicomprimido pesando aproximadame Compuesto III por 26 minicomprimidos y aproximadamen las cantidades de ingredientes enumeradas en la Tabla 4 ue comprenden el Compuesto III se divulgan en la inicomprimidos ejemplares (~2 mm de diámetro, ~2 mm 6,9 mg) para que tuvieran aproximadamente 50 mg de 75 mg de Compuesto III por 39 minicomprimidos usando uiente.

En algunas realizaciones, las composiciones fa los comprimidos son adecuados para la administración or Los compuestos, las sales farmacéuticamente cualquiera de los anteriores y las composiciones farma terapias combinadas, son útiles para tratar la fibrosis quí En algunas realizaciones, los compuestos de l mismos, y los análogos deuterados de cualquiera de los son para su uso en métodos para tratar, disminuir la gr paciente que comprenden administrar una cantidad efic acéuticas son un comprimido. En algunas realizaciones,
eptables de los mismos, y los análogos deuterados de ticas de esta divulgación, ya sea en monoterapias o en a.
vención, las sales farmacéuticamente aceptables de los teriores, o una composición farmacéutica de la invención dad o tratar sintomáticamente la fibrosis quística en un de un compuesto, una sal farmacéuticamente aceptable
del mismo o un análogo deuterado de cualquiera de divulgación a un paciente, como un humano, en do realizaciones, el paciente tiene genotipos F508del/func F508del/regulación o genotipos F508del/función residual
Los pacientes con un genotipo F508del/función heterocigotos con un segundo alelo de CFTR que contie una proteína de CFTR con función mínima y que no se combinación de Compuesto II y Compuesto III. Esta principales:
• plausibilidad biológica para que la mutación resp • evidencia de gravedad clínica sobre una base consultado el 15 de febrero de 2016)
o cloruro de sudor medio >86 mmol/l, y
o prevalencia de insuficiencia pancreática (IP) >50
• pruebas in vitro
o las mutaciones que resultan en el transporte d consideraron función mínima
o las mutaciones que dan como resultado un trans la adición del Compuesto II y/o el Compuesto III
Los pacientes con un genotipo F508del/función heterocigotos con un segundo alelo de CFTR que conti función de proteína reducida en la superficie celular que del gen de CFTR que se sabe que dan como resulta realizaciones, una mutación de función residual de CF 26A^G, 711+3A^G, E56K, P67L, R74W, D110E, D110 S945L, S977F, F1052V, R1070W, F1074L, D1152H,
mutación de la función residual de CFTR se selecciona d R75Q, R1070Q, R31C, D614G, G1069R, R1162L, E56K mutación de la función residual de CFTR se selecciona d R75Q, R1070Q, R31C, D614G, G1069R, R1162L, E56K,
Los pacientes con un genotipo de mutación F508del-CFTR heterocigotos con un segundo alelo de C regulación y clínicamente demostrado que responden al G178R, S549N, S549R, G551D, G551S, G1244E, S1251
En algunas realizaciones, los compuestos de la mismos, y los análogos deuterados de cualquiera de los son para su uso en métodos de tratamiento, disminuci quística divulgados en la presente en donde cada uno pr cloruro por encima del transporte de cloruro de referencia
En algunas realizaciones, en los métodos de sintomático de la fibrosis quística divulgados en la pre mutación de CFTR es cualquier mutación que provoca para F508del, y la otra mutación de CFTR es cualquier m cualquiera de los nuevos compuestos divulgados en Compuesto II, Genotipos del Compuesto III y/o del Com realizaciones, el paciente es heterocigoto para F508del, provoque FQ, y se espera que sea y/o responda a cualq en la presente, como el Compuesto 1 y (ii) genotipos del a datos in vitro y/o clínicos. En algunas realizaciones, en tratamiento sintomático de la fibrosis quística divulgados seleccionada de cualquiera de las mutaciones enumerad anteriores; o una composición farmacéutica de esta dicho paciente tiene fibrosis quística. En algunas mínima (MF), genotipos F508del/F508del, genotipos .
ima se definen como pacientes que son F508del-CFTR una mutación que se predice que dará como resultado era que responda al Compuesto II, Compuesto III, o la utaciones de CFTR se definieron usando 3 fuentes
a (es decir, clase de mutación)
lacional (según el registro de pacientes con CFTR2;
ruro de referencia <10% de CFTR de tipo salvaje se e de cloruro <10% de CFTR de tipo salvaje después de onsideraron que no respondían.
ual se definen como pacientes que son F508del-CFTR una mutación que da como resultado una cantidad o de producir actividad de CFTR parcial. Las mutaciones un fenotipo de función residual incluyen, en algunas eleccionada de 2789+5G^A, 3849+10kbC^T, 3272-117C, L206W, R347H, R352Q, A455E, D579G, E831X, 0N, E193K, y K1060T. En algunas realizaciones, la 17H, S1235R, I1027T, R668C, G576A, M470V, L997F, 067T, E193K, o K1060T. En algunas realizaciones, la 17H, S1235R, I1027T, R668C, G576A, M470V, L997F, 067T.
8del/regulación se definen como pacientes que son que contiene una mutación asociada con un defecto de puesto III. Los ejemplos de tales mutaciones incluyen: 1255P y G1349D.
ención, las sales farmacéuticamente aceptables de los riores, o una composición farmacéutica de la invención, e la gravedad o tratamiento sintomático de la fibrosis e independientemente un aumento en el transporte de paciente.
tamiento, disminución de la gravedad, o tratamiento , el paciente es heterocigoto para F508del, y la otra En algunas realizaciones, el paciente es heterocigoto ión que cause FQ, y se espera que sea y/o responda a presente, como los genotipos del Compuesto 1, el to IV en base a datos in vitro y/o clínicos. En algunas la otra mutación de CFTR es cualquier mutación que combinación de (i) los nuevos compuestos divulgados puesto II, y/o Compuesto III y/o Compuesto IV en base métodos de tratamiento, disminución de la gravedad o la presente, el paciente posee una mutación de CFTR la Tabla 5.
Ċ
5 


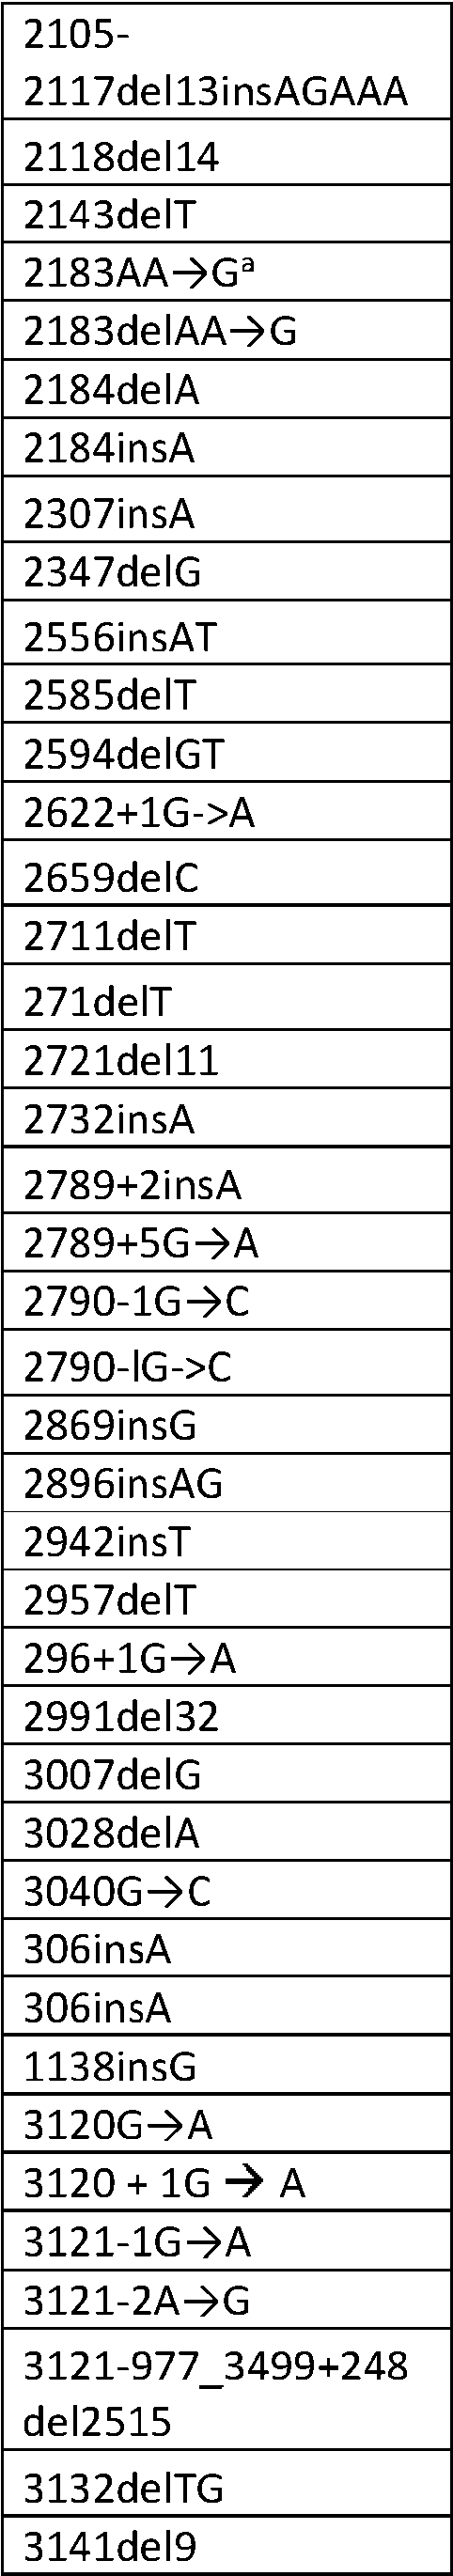


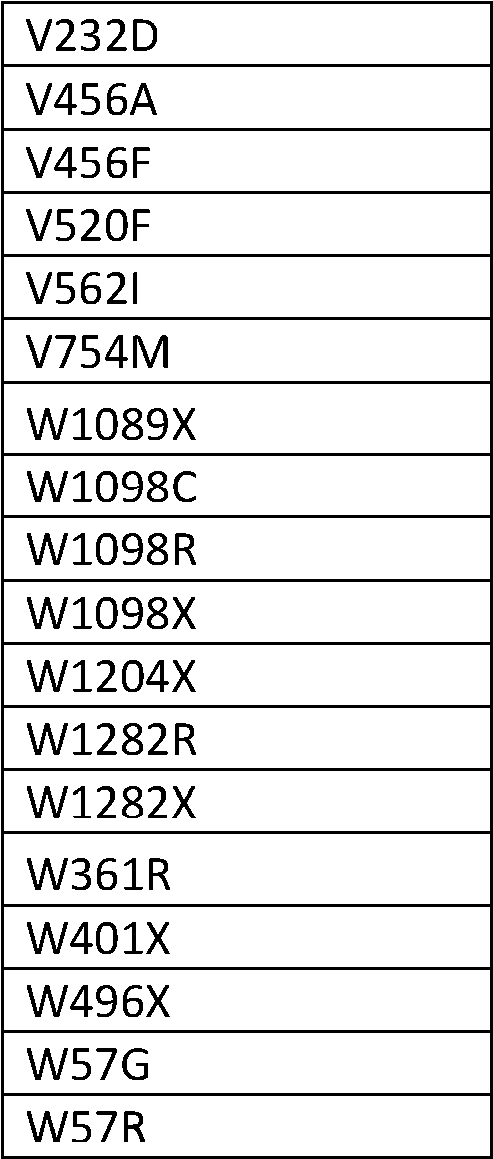
También conocida como 2183delAA->
En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pres de G178R, G551S, G970R, G1244E, S1255P, G1349D D110H, R347H, R352Q, E56K, P67L, L206W, A455E, D1152H, 1717-1G->A, 621 1G->T, 3120+1G->A, 1898 4005+1G->A, 1812-1G->A, 1525-1G->A, 712-1G->T, 1G->A, 2789+5G->A, 3849+10kbC->T, 3272-26A-> 1898+3A->G, 1717-8G->A, 1342-2A->C, 405+3A-IVS14b+5G->A, 1898+1G->T, 4005+2T->C, 621+3A-4209TGTT->A, A1006E, A120T, A234D, A349V, A613 E116K, E403D, E474K, E588V, E60K, E822K, F1016S G1249R, G126D, G149R, G194R, G194V, G27R, G31 G91R, G970D, H1054D, H1085P, H1085R, H1375P, I1366N, I175V, 1502T, 1506S, 1506T, I601F, 1618T, L15P, L165S, L320V, L346P, L453S, L571S, L967S, P5L, P750L, P99L, Q1100P, Q1291H, Q1291R, Q237 R117P, R1283M, R1283S, R170H, R258G, R31L, R33 R933G, S1118F, S1159F, S1159P, S13F, S549R(A-> T12461, T6041, V1153E, V1240G, V1293G, V201M, W361R, W57G, W57R, Y1014C, Y1032C, Y109N, Y16
En algunas realizaciones, el paciente tiene G551S, G970R, G1244E, S1255P, G1349D, S549N, R347H, R352Q, E56K, P67L, L206W, A455E, D57 D1152H, 1717-1G->A, 621 1G->T, 3120+1G->A, 1898 4005+1G->A, 1812-1G->A, 1525-1G->A, 712-1G->T, 1G->A, 2789+5G->A, 3849+10kbC->T, 3272-26A-> 1898+3A->G, 1717-8G->A, 1342-2A->C, 405+3A-IVS14b+5G->A, 1898+1G->T, 4005+2T->C, y 621+3A-
En algunas realizaciones, el paciente tiene p 3141del9, 3195del6, 3199del6, 3905InsT, 4209TGTT-> D443Y, D513G, D836Y, D924N, D979V, E116K, E40

tamiento, disminución de la gravedad, o tratamiento el paciente posee una mutación de CFTR seleccionada N, S549R, S1251N, E193K, F1052V, G1069R, R117C, , S1235R, S945L, R1070W, F1074L, D110E, D1270N, A, 711 1G->T, 2622+1G->A, 405+1G->A, 406-1G->A, G->A, 1341 1G->A, 3121-1G->A, 4374+1G->T, 3850-1+5G->A, 3120G->A, 1811 1.6kbA->G, 711+3A->G, 716G/A, 1811+1G->C, 1898+5G->T, 3850-3T->G, 949del84, 3141del9, 3195del6, 3199del6, 3905InsT, 24R, D192G, D443Y, D513G, D836Y, D924N, D979V, 99L, F191V, F311del, F311L, F508C, F575Y, G1061R, 458V, G463V, G480C, G622D, G628R, G628R(G->A), R, H199R, H609R, H939R, 11005R, I1234V, I1269N, , 1980K, L102R, L1324P, L1335P, L138ins, L1480P, R, M152V, M1T, M1V, M265R, M952I, M952T, P574H, 7H, Q452P, Q98R, R1066C, R1066H, R117G, R117L, 34Q, R347L, R352W, R516G, R553Q, R751L, R792G, 49R(T->G), S589N, S737F, S912L, T1036N, T10531, , V456A, V456F, V562I, W1098C, W1098R, W1282R, 61S, Y563D, Y563N, Y569C, e Y913C.
menos una mutación combinada elegida de: G178R, , S1251N, E193K, F1052V, G1069R, R117C, D110H, 1235R, S945L, R1070W, F1074L, D110E, D1270N, A, 711 1G->T, 2622+1G->A, 405+1G->A, 406-1G->A, G->A, 1341 1G->A, 3121-1G->A, 4374+1G->T, 3850-1+5G->A, 3120G->A, 1811 1.6kbA->G, 711+3A->G, 716G/A, 1811+1G->C, 1898+5G->T, 3850-3T->G,
enos una mutación combinada elegida de: 1949del84, 006E, A120T, A234D, A349V, A613T, C524R, D192G, 74K, E588V, E60K, E822K, F1016S, F1099L, F191V,
F311del, F311L, F508C, F575Y, G1061R, G1249R, G1 G480C, G622D, G628R, G628R(G->A), G91R, G97 H609R, H939R, 11005R, I1234V, I1269N, I1366N, I L102R, L1324P, L1335P, L138ins, L1480P, LISP, L16 M1T, M1V, M265R, M952I, M952T, P574H, P5L, P750L Q98R, R1066C, R1066H, R117G, R117L, R117P, R12 R352W, R516G, R553Q, R751L, R792G, R933G, S1 S589N, S737F, S912L, T1036N, T10531, T12461, T V456F, V562I, W1098C, W1098R, W1282R, W361R, Y563D, Y563N, Y569C, e Y913C.
En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pre algunas realizaciones, el paciente es homocigoto para heterocigoto para la mutación G551D. En algunas r G551D, y tiene la mutación G551D en un alelo y cualqu realizaciones, el paciente es heterocigoto para la mu provoca FQ en el otro alelo es cualquiera de F508de 621 1G->T, 2789+5G->A, 3849+10kbC->T, R1162X, R560T, R334W, A455E, 2184delA, o 711 1G->T. En mutación G551D y la otra mutación de CFTR es F508d la mutación G551D y la otra mutación de CFTR es R11 En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pres algunas realizaciones, el paciente es homocigoto para l heterocigoto para la mutación F508del en donde el mutación que provoca FQ en el otro alelo. En algunas otra mutación de CFTR es cualquier mutación que p N1303K, W1282X, R117H, R553X, 1717-1G->A, 62 3120+1G->A, 41507, 1898+1G->A, 3659delC, R347P, realizaciones, el paciente es heterocigoto para F50 realizaciones, el paciente es heterocigoto para F508del En algunas realizaciones, el paciente tiene por (i) D443Y; G576A; R668C,
(ii) F508C; S1251N,
(iii) G576A; R668C,
(iv) G970R; M470V,
(v) R74W; D1270N,
(vi) R74W; V201M y
(vii) R74W; V201M; D1270N.
En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pres de G178R, G551S, G970R, G1244E, S1255P, G1349 algunas realizaciones, el paciente posee una mutación S1255P, G1349D, S549N, S549R y S1251N. En algu seleccionada de E193K, F1052V y G1069R. En alg transporte de cloruro con respecto al transporte de clor En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pres de R117C, D110H, R347H, R352Q, E56K, P67L, L D110E, D1270N y D1152H.
En algunas realizaciones, el paciente posee u >T, 3120+1G->A, 1898+1G->A, 711 1G->T, 2622+1 1525-1G->A, 712-1G->T, 1248+1G->A, 1341+1G-> 3849+10kbC->T, 3272-26A->G, 711+5G->A, 3120G-> 1342-2A->C, 405+3A->C, 1716G/A, 1811+1G->C, 4005+2T->C y 621+3A->G. En algunas realizaciones, 1717-1G->A, 1811 1.6kbA->G, 2789+5G->A, 3272-26A posee una mutación de CFTR seleccionada de 2789+5 G149R, G194R, G194V, G27R, G314E, G458V, G463V, 1054D, H1085P, H1085R, H1375P, H139R, H199R, 1502T, 1506S, 1506T, I601F, I618T, 1807M, 1980K, 320V, L346P, L453S, L571S, L967S, M1101R, M152V, L, Q1100P, Q1291H, Q1291R, Q237E, Q237H, Q452P, R1283S, R170H, R258G, R31L, R334L, R334Q, R347L, S1159F, S1159P, S13F, S549R(A->C), S549R(T->G), V1153E, V1240G, V1293G, V201M, V232D, V456A, G, W57R, Y1014C, Y1032C, Y109N, Y161D, Y161S,
tamiento, disminución de la gravedad, o tratamiento el paciente posee una mutación de CFTR G551D. En tación G551D. En algunas realizaciones, el paciente es ciones, el paciente es heterocigoto para la mutación a mutación que provoca FQ en el otro alelo. En algunas genética G551D en un alelo y la otra mutación que 42X, N1303K, W1282X, R117H, R553X, 1717-1G->A, 3120+1G->A, 41507, 1898+1G->A, 3659delC, R347P, nas realizaciones, el paciente es heterocigoto para la algunas realizaciones, el paciente es heterocigoto para
tamiento, disminución de la gravedad o tratamiento el paciente posee una mutación de CFTR F508del. En tación F508del. En algunas realizaciones, el paciente es te tiene la mutación F508del en un alelo y cualquier aciones, el paciente es heterocigoto para F508del, y la a FQ incluyendo, pero no limitada a, G551D, G542X, ->T, 2789+5G->A, 3849+10kbC->T, R1162X, G85E, , R334W, A455E, 2184delA, o 711 1G->T.. En algunas la otra mutación de CFTR es G551D. En algunas tra mutación de CFTR es R117H.
nos una mutación de combinación elegida de:
tamiento, disminución de la gravedad o tratamiento el paciente posee una mutación de CFTR seleccionada 49N, S549R, S1251N, E193K, F1052V y G1069R. En FTR seleccionada de G178R, G551S, G970R, G1244E, alizaciones, el paciente posee una mutación de CFTR realizaciones, el método produce un aumento en el referencia del paciente.
tamiento, disminución de la gravedad o tratamiento el paciente posee una mutación de CFTR seleccionada A455E, D579G, S1235R, S945L, R1070W, F1074L,
tación de CFTR seleccionada de 1717-1G->A, 621 1G-405+1G->A, 406-1G->A, 4005+1G->A, 1812-1G->A, 21-1G->A, 4374+1G->T, 3850-1G->A, 2789+5G->A, 1 1.6kbA->G, 711+3A->G, 1898+3A->G, 1717-8G->A, 5G->T, 3850-3T->G, IVS14b+5G->A, 1898+1G->T, ciente posee una mutación de CFTR seleccionada de 3849+10kbC->T. En algunas realizaciones, el paciente y 3272-26A->G.
En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pres de G178R, G551S, G970R, G1244E, S1255P, G1349D, D110H, R347H, R352Q, E56K, P67L, L206W, A455E, D1152H, 1717-1G->A, 621 1G->T, 3120+1G->A, 1898 4005+1G->A, 1812-1G->A, 1525-1G->A, 712-1G->T, 1 1G->A, 2789+5G->A, 3849+10kbC->T, 3272-26A-> 1898+3A->G, 1717-8G->A, 1342-2A->C, 405+3A-> IVS14b+5G->A, 1898+1G->T, 4005+2T->C y 621+3A-> y G551D.
En algunas realizaciones, en los métodos sintomático de la fibrosis quística divulgados en la pres de G178R, G551S, G970R, G1244E, S1255P, G1349D, D110H, R347H, R352Q, E56K, P67L, L206W, A455E, D1152H, 1717-1G->A, 621 1G->T, 3120+1G->A, 1898 4005+1G->A, 1812-1G->A, 1525-1G->A, 712-1G->T, 1 1G->A, 2789+5G->A, 3849+10kbC->T, 3272-26A-> 1898+3A->G, 1717-8G->A, 1342-2A->C, 405+3A-> IVS14b+5G->A, 1898+1G->T, 4005+2T->C, 621+3A->G y G551D; y una mutación de CFTR seleccionada de F5 En algunas realizaciones el paciente posee G970R, G1244E, S1255P, G1349D, S549N, S549R, S seleccionada de F508del, R117H y G551D. En algun seleccionada de G178R, G551S, G970R, G1244E, S12 CFTR seleccionada de F508del, R117H y G551D. En CFTR seleccionada de E193K, F1052V y G1069R, y G551D.
En algunas realizaciones, el paciente posee R347H, R352Q, E56K, P67L, L206W, A455E, D579 D1152H, y una mutación de CFTR seleccionada de F50 En algunas realizaciones, el paciente posee u >T, 3120+1G->A, 1898+1G->A, 711 1G->T, 2622+1 1525-1G->A, 712-1G->T, 1248+1G->A, 1341+1G-> 3849+10kbC->T, 3272-26A->G, 711+5G->A, 3120G-> 1342-2A->C, 405+3A->C, 1716G/A, 1811+1G->C, 4005+2T->C y 621+3A->G, y una mutación de CFT realizaciones, el paciente posee una mutación de CFT >A, 3272-26A->G y 3849+10kbC->T, y una mutación algunas realizaciones, el paciente posee una mutació una mutación de CFTR seleccionada de F508del, R117 En algunas realizaciones, el paciente es hete una mutación que provoca FQ en el otro alelo. En algu la otra mutación que provoca CFTR es cualquier muta en un alelo de CFTR y una mutación de CFTR en el CFTR mínima, función de CFTR residual o un defecto realizaciones, la mutación que provoca FQ se seleccio provoca FQ se selecciona de la Tabla 6. En algunas re Tabla 7.
En algunas realizaciones, el paciente es heter seleccionada de las mutaciones enumeradas en la tab CFTR se selecciona de las mutaciones de CFTR enum tamiento, disminución de la gravedad o tratamiento el paciente posee una mutación de CFTR seleccionada N, S549R, S1251N, E193K, F1052V, G1069R, R117C, , S1235R, S945L, R1070W, F1074L, D110E, D1270N, A, 711 1G->T, 2622+1G->A, 405+1G->A, 406-1G->A, G->A, 1341 1G->A, 3121-1G->A, 4374+1G->T, 3850-1+5G->A, 3120G->A, 1811 1.6kbA->G, 711+3A->G, 716G/A, 1811+1G->C, 1898+5G->T, 3850-3T->G, utaciones de CFTR seleccionadas de F508del, R117H
tamiento, disminución de la gravedad o tratamiento el paciente posee una mutación de CFTR seleccionada N, S549R, S1251N, E193K, F1052V, G1069R, R117C, , S1235R, S945L, R1070W, F1074L, D110E, D1270N, A, 711 1G->T, 2622+1G->A, 405+1G->A, 406-1G->A, G->A, 1341 1G->A, 3121-1G->A, 4374+1G->T, 3850-1+5G->A, 3120G->A, 1811 1.6kbA->G, 711+3A->G, 716G/A, 1811+1G->C, 1898+5G->T, 3850-3T->G, a mutación de CFTR seleccionada de F508del, R117H, R117H, y G551D.
mutación de CFTR seleccionada de G178R, G551S, , E193K, F1052V y G1069R, y una mutación de CFTR lizaciones, el paciente posee una mutación de CFTR G1349D, S549N, S549R y S1251N, y una mutación de as realizaciones, el paciente posee una mutación de utación de CFTR seleccionada de F508del, R117H y
mutación de CFTR seleccionada de R117C, D110H, 235R, S945L, R1070W, F1074L, D110E, D1270N y R117H, y G551D.
tación de CFTR seleccionada de 1717-1G->A, 621 1G-405+1G->A, 406-1G->A, 4005+1G->A, 1812-1G->A, 21-1G->A, 4374+1G->T, 3850-1G->A, 2789+5G->A, 1 1.6kbA->G, 711+3A->G, 1898+3A->G, 1717-8G->A, 5G->T, 3850-3T->G, IVS14b+5G->A, 1898+1G->T, ccionada de F508del, R117H y G551D. En algunas ccionada de 1717-1G->A, 1811 1.6kbA->G, 2789+5G-FTR seleccionada de F508del, R117H y G551D. En FTR seleccionada de 2789+5G->A y 3272-26A->G, y
to y tiene una mutación que provoca FQ en un alelo y alizaciones, el paciente es heterocigoto para F508del, y ue provoca FQ incluyendo, pero no limitado a F508del do alelo CFTR que está asociada con una función de actividad de regulación del canal de CFTR. En algunas la Tabla 5. En algunas realizaciones, la mutación que iones, la mutación que provoca FQ se selecciona de la
o y tiene una mutación de CFTR en un alelo de CFTR la FIG. 7 y una mutación de CFTR en el otro alelo de en la Tabla 6:
T l : M i n FTR

nin i n

nin i n

nin i n


(cont
Criterio Mutación
Mutaciones de CFTRdele2,3
marco de lectura CFTRdele22,23
inserción/deleción 124del23bp
(ins/del) no 852del22
pequeñas(>3
nucleótidos)
- %PI >50% 991del5
y/o SwCI- >86
mmol/L
•prote¡na
ilegible y/o truncada
Mutaciones Clase II, A46Db V520F
II, III, IV que no G85E A559Tb
responden al R347P R560T
Compuesto III L467Pb R560S
solo o en I507del A561E
combinación
con Compuesto
lio
Compuesto IV
• %PI>50%
y/O SwCI >86
mmol/L Y
• No responde
in vitro al
Compuesto III
solo o en
combinación con
Com uesto
ión)
ins4 2991del32
del7 3667ins4
del9—>A 4010del4
-2117del 13¡nsAGAAA 4209TGTT —>-AA
del11
9Db N1303K
65P
66C
7Pb
01K
om upeso Compuesto
Nota: %PI: porcentaje de pacientes heterocigotos para queson pancreáticos insuficientes; SwCh: cloruro exud el registro de pacientes CFTR2
a También conocida como 2183delAA-»G.
b Datos no publicados.
La Tabla 7 anterior incluye ciertas mutaciones mediante un ensayo de genotipado autorizado por la FD En algunas realizaciones, el paciente tiene: ge mutación MF que no se espera que responda a
F508del/F508del (F/F) (homocigoto para F508del); y F508del y una mutación de regulación que se sabe qu Compuesto III). En algunas realizaciones, el paciente c espera que responda al Compuesto II, Compuesto III algunas realizaciones, el paciente con genotipos F508d Tabla 7.
En algunas realizaciones, el paciente es hetero cualquier mutación que provoca FQ, incluyendo mut mutaciones de desplazamiento de marco de lectura d mutaciones de desplazamiento de marco de lectura de mutaciones de Clase II, III, IV que no responden al Co Compuesto IV.
En algunas realizaciones, el paciente es heter
del-CFTR en el registro de pacientes de CFTR2
edio de pacientes heterocigotos para F508deI-CFTR en
ción mínima de CFTR ejemplares, que son detectables ro no incluye una lista exhaustiva.
s F508del/MF (F/MF) (heterocigoto para F508del y una dores de CFTR, como el Compuesto III); genotipo enotipos F508del/regulación (F/G) (heterocigoto para onde al modulador de CFTR (por ejemplo, responde al 08del/MF (F/MF) tienen una mutación de MF que no se tanto del Compuesto II como del Compuesto III. En (F/MF) tiene cualquiera de las mutaciones de MF en la
para F508del, y la otra mutación genética de CFTR es s de truncamiento, mutaciones de corte y empalme, erción o deleción (ins/del) pequeñas (<3 nucleótidos); ción deleción (ins/del) no pequeñas (>3 nucleótidos); y sto III solo o en combinación con el Compuesto II o el
o para F508del y la otra mutación genética de CFTR es
una mutación de truncamiento. En algunas realizaciones de truncamiento enumerada en la Tabla 7.
En algunas realizaciones, el paciente es heteroc una mutación de corte y empalme. En algunas realizaci mutación de corte y empalme enumerada en la Tabla 7.
En algunas realizaciones, el paciente es heteroc una mutación de desplazamiento de marco de inserción realizaciones específicas, la mutación de desplazamient nucleótidos) es una mutación de desplazamiento de mar nucleótidos) enumerada en la Tabla 7.
En algunas realizaciones, el paciente es heteroc cualquier mutación que provoca FQ que se espera que cualquier combinación de (i) un compuesto de la farmacéuticamente aceptables del mismos, y sus deuter Compuesto IV.
En algunas realizaciones, el paciente es heteroc cualquier mutación que provoca FQ que se espera que combinación triple de un compuesto de la invención ( aceptables del mismo y sus derivados deuterados) y el C En algunas realizaciones, el paciente es heteroc una mutación de desplazamiento de marco de lectura de En algunas realizaciones específicas, la mutación de ca (>3 nucleótidos) es una mutación de cambio de marco nucleótidos) enumerada en la Tabla 6.
En algunas realizaciones, el paciente es heteroc una mutación de Clase II, III, IV que no responde al Co Compuesto IV. En algunas realizaciones, las mutaciones o en combinación con el Compuesto II o el Compuesto Compuesto III solo o en combinación con el Compuesto I En algunas realizaciones, el paciente es heteroc cualquier mutación enumerada en la Tabla 7.
En algunas realizaciones, el paciente es heteroc cualquier mutación, pero distinta de F508del, enumerada En algunas realizaciones, el paciente es heteroc cualquier mutación enumerada en la Tabla 5. En algunas otra mutación genética de CFTR es cualquier mutación e es heterocigoto para F508del y la otra mutación genética En algunas realizaciones, el paciente es heterocigoto cualquier mutación enumerada en FIG.7.
En algunas realizaciones, el paciente es homoci En algunas realizaciones, el paciente es hetero CFTR seleccionado de las mutaciones enumeradas en l otro alelo de CFTR se selecciona de las mutaciones de C En algunas realizaciones, la composición divulg o tratar sintomáticamente la fibrosis quística en pacientes apical de los epitelios respiratorios y no respiratorios. L epitelial puede detectarse fácilmente usando méto electrofisiológicas, bioquímicas o histoquímicas estánda técnicas electrofisiológicas in vivo o ex vivo, medición de bioquímicas o histoquímicas ex vivo para monitorizar la actividad de CFTR residual puede detectarse fácilmente variedad de mutaciones diferentes, incluyendo los pacie así como otras mutaciones como la mutación G551 pecíficas, la mutación de truncamiento es una mutación
to para F508del, y la otra mutación genética de CFTR es es específicas, la mutación de corte y empalme es una
to para F508del, y la otra mutación genética de CFTR es deleción (ins/del) pequeña (<3 nucleótidos). En algunas de marco de inserción o deleción (ins/del) pequeña (<3 de lectura de inserción o deleción (ins/del) pequeña (<3
to para F508del, y la otra mutación genética de CFTR es a y/o responda a, en base a datos in vitro y/o clínicos, nvención (por ejemplo, el Compuesto 1), y sales s derivados), y (ii) Compuesto II, y/o Compuesto III, y/o
to para F508del, y la otra mutación genética de CFTR es y/o responda, en base a datos in vitro y/o clínicos, a la ejemplo, el Compuestos 1, y sales farmacéuticamente puesto II y el Compuesto III.
to para F508del, y la otra mutación genética de CFTR es serción o deleción (ins/del) no pequeña (>3 nucleótidos). io de marco de inserción o deleción (ins/del) no pequeña lectura de inserción o deleción (ins/del) no pequeña (>3
to para F508del, y la otra mutación genética de CFTR es esto III solo o en combinación con el Compuesto II o el Clase II, III, IV que no responden al Compuesto III solo son mutaciones de Clase II, III, IV que no responden al el Compuesto IV enumerados en la Tabla 7.
to para F508del, y la otra mutación genética de CFTR es
to para F508del, y la otra mutación genética de CFTR es la Tabla 5, 6, 7 y la FIG. 7.
to para F508del, y la otra mutación genética de CFTR es alizaciones, el paciente es heterocigoto para F508del y la merada en Tabla 6. En algunas realizaciones, el paciente e CFTR es cualquier mutación enumerada en la Tabla 7.
ra F508del y la otra mutación genética de CFTR es
o para F508del.
oto y tiene una mutación que provoca FQ en un alelo de abla de la FIG. 7 y otra mutación que provoca FQ en el R enumerados en la Tabla 7.
a en la presente es útil para tratar, disminuir la gravedad e presentan actividad de CFTR residual en la membrana resencia de actividad de CFTR residual en la superficie s conocidos en la técnica, por ejemplo, técnicas Tales métodos identifican la actividad de CFTR usando s concentraciones de Cl- en sudor o salivares, o técnicas nsidad de la superficie celular. Usando tales métodos, la pacientes que son heterocigotos u homocigotos para una s heterocigotos para la mutación más común, F508del, o la mutación R117H. En algunas realizaciones, las
composiciones divulgadas en la presente son útiles par fibrosis quística en pacientes que presentan poca o nin las composiciones divulgadas en la presente son útiles p fibrosis quística en pacientes que muestran poco o ning epitelio respiratorio.
En algunas realizaciones, las composiciones di gravedad de la fibrosis quística en pacientes que farmacológicos. Tales métodos aumentan la cantidad de modo una actividad de CFTR hasta ahora ausente en u CFTR residual en un paciente.
En algunas realizaciones, las composiciones di gravedad de la fibrosis quística en pacientes con ciertos En algunas realizaciones, las composiciones di gravedad o tratar sintomáticamente la fibrosis quística fenotipo clínico de leve a moderado que típicamente se en la membrana apical del epitelio. Dichos fenotipos inclu En algunas realizaciones, las composiciones di gravedad o tratar sintomáticamente a pacientes diagnost ausencia congénita bilateral de los conductos deferentes, actividad de CFTR residuales.
los compuestos de la invención pueden usarse aniónico in vitro o in vivo, que comprende poner en cont En algunas realizaciones, el canal aniónico es un c realizaciones, el canal aniónico es un canal de cloruro.
La cantidad exacta de una composición farmac la especie, la edad y el estado general del sujeto, la gr administración y similares. Los compuestos de esta dosificación para facilitar la administración y la uniformi dosificación" como se usa en la presente se refiere a u paciente a tratar. Se entenderá, sin embargo, que el mé composiciones de esta divulgación dentro del alcance del cualquier paciente u organismo particular dependerá de está tratando y la gravedad del trastorno; la actividad del empleada; la edad, peso corporal, salud general, sexo administración y la tasa de excreción del compuesto esp usados en combinación o coincidentemente con el c conocidos en la técnica médica. El término "paciente", mamífero, e incluso como un humano.
En algunas realizaciones, la divulgación tambié métodos de tratamiento usando compuestos marcados c que tienen las mismas estructuras que las divulgadas en han sido reemplazados por un átomo o átomos que tien masa atómica o número de masa del átomo que ge isótopos). Los ejemplos de isótopos que están disponi incluyen isótopos de hidrógeno, carbono, nitrógeno, oxíg 18O, 17O, 31P, 32P, 35S, 18F y 36Cl, respectivamente.
Los compuestos y las sales marcados con i Pueden ser adecuados para medicamentos y/o varios ti sustrato. Por ejemplo, los compuestos marcados con triti varios tipos de ensayos, como ensayos de distribución d simple y excelente detectabilidad. Por ejemplo, los ma ventajas terapéuticas potenciales sobre los compuestos marcados con deuterio (2H) pueden tener una mayor es marcados con isótopos debido al efecto isotópico cinéti metabólica se traduce directamente en un aumento de desearse. Los compuestos y sales marcados con isóto procedimientos divulgados en los esquemas de síntesis ratar, disminuir la gravedad o tratar sintomáticamente la a actividad de CFTR residual. En algunas realizaciones, tratar, disminuir la gravedad o tratar sintomáticamente la actividad de CFTR residual en la membrana apical del
gadas en la presente son útiles para tratar o disminuir la estran actividad de CFTR residual usando métodos TR presente en la superficie celular, induciendo de este aciente o aumentando el nivel existente de actividad de
gadas en la presente son útiles para tratar o disminuir la otipos que muestran actividad de CFTR residual.
lgadas en la presente son útiles para tratar, disminuir la pacientes con ciertos fenotipos clínicos, por ejemplo, un relaciona con la cantidad de actividad de CFTR residual n pacientes que muestran suficiencia pancreática.
lgadas en la presente son útiles para tratar, disminuir la dos con suficiencia pancreática, pancreatitis idiopática y enfermedad pulmonar leve en la que el paciente muestra
un método para aumentar o inducir la actividad del canal el canal con una composición divulgada en la presente. l de cloruro o un canal de bicarbonato. En algunas
ca requerida variará de un sujeto a otro, dependiendo de dad de la enfermedad, el agente particular, su modo de ulgación pueden formularse en forma de unidad de d de la dosificación. La expresión "forma de unidad de unidad de agente físicamente discreta apropiada para el tratante decidirá el uso diario total de los compuestos y uen juicio médico. El nivel de dosis eficaz específico para a variedad de factores que incluyen el trastorno que se mpuesto específico empleado; la composición específica ieta del paciente; el tiempo de administración, la vía de ífico empleado; la duración del tratamiento; los fármacos puesto específico empleado, y factores similares bien o se usa en la presente, significa un animal, como un
e dirige a compuestos y composiciones para su uso en isótopos de los compuestos mencionados anteriormente, presente, excepto que uno o más átomos en los mismos una masa atómica o número de masa que difiere de la almente se produce de manera natural (marcado con s comercialmente y son adecuados para la divulgación , fósforo, flúor y cloro, por ejemplo 2H, 3H, 13C, 14C, 15N,
opos pueden usarse de varias maneras beneficiosas.
de ensayos, como ensayos de distribución de tejido de (3H) y/o carbono 14 (14C) son particularmente útiles para ejido de sustrato, debido a su preparación relativamente dos con deuterio (2H) son terapéuticamente útiles con marcados con 2H. En general, los compuestos y sales ilidad metabólica en comparación con los que no están que se describe a continuación. Una mayor estabilidad vida media in vivo o a dosis más bajas, lo que podría pueden prepararse habitualmente llevando a cabo los a descripción relacionada, en la parte de ejemplo y en la
parte de preparación del presente texto, reemplazand marcado con isótopos fácilmente disponible.
En algunas realizaciones, los compuestos y deuterio (2H). En algunas realizaciones específicas, l marcados con deuterio (2H), en donde uno o más átom deuterio. En las estructuras químicas, el deuterio se repr
Los compuestos y sales marcados con deut compuesto por medio del efecto isotópico cinético prima velocidad de una reacción química que resulta del interc el cambio en las energías del estado fundamental nece este intercambio isotópico. El intercambio de un isót disminución de la energía del estado fundamental para la rotura del enlace que limita la velocidad. Si la rotura de de punto de silla a lo largo de la coordenada de una rea de productos pueden alterarse sustancialmente. Por expl una posición no intercambiable, las diferencias de tasas S.L. Harbeson y R.D. Tung, Deuterium In Drug Discover 417; y T.G. Gant “Using deuterium in drug discovery: le 3611.
La concentración del isótopo(s) (por ejemplo, d con isótopos de la divulgación puede definirse por el enriquecimiento isotópico", como se usa en la presente abundancia natural de un isótopo especificado. En algu divulgación se denota como deuterio, dicho compuesto ti de deuterio designado de por lo menos 3500 (52,5% designado), por lo menos 4000 (60% de incorporación d deuterio), por lo menos 5000 (75% de incorporación de deuterio), por lo menos 6000 (90% de incorporación de deuterio), por lo menos 6466,7 (97% de incorporación deuterio),o por lo menos 6633,3 (99,5% de incorporación
Cuando descubre y desarrolla agentes terapéut parámetros farmacocinéticos a la vez que retiene las pr que muchos compuestos con perfiles farmacocinéticos p
Un experto en la técnica entendería que la deu en un compuesto o metabolito activo puede llevar a la vez que se mantiene la actividad biológica en compara propiedad o propiedades superiores de DMPK pueden depuración, el metabolismo y/o incluso los requisito farmacológico. La deuteración también puede cambia compuesto deuterado.
En algunas realizaciones, la divulgación in divulgados en la presente y de sus sales farmacéutica limitativos de compuestos deuterados.
En algunas realizaciones, el Compuesto III’ co divulgado en la Patente de Estados Unidos N° 8.865.902
En algunas realizaciones, el Compuesto III’ es un reactivo no marcado con isótopos por un reactivo
sales marcados con isótopos son los marcados con compuestos y las sales marcados con isótopos están de hidrógeno en los mismos han sido reemplazados por nta como “2H” o "D".
(2H) pueden manipular el metabolismo oxidativo del El efecto isotópico cinético primario es un cambio en la bio de núcleos isotópicos, que a su vez es provocado por ias para la formación de enlaces covalentes después de más pesado da como resultado habitualmente una enlace químico y, por lo tanto, provoca una reducción en nlace se produce en o en las proximidades de una región ión de múltiples productos, las relaciones de distribución ción: si el deuterio está unido a un átomo de carbono en /ko=2-7 son típicos. Para un análisis más detallado, ver nd Development, Ann. Rep. Med. Chem. 2011, 46, 403 ng the label in the drug” J. Med. Chem. 2014, 57, 3595
terio) incorporado en los compuestos y la sal marcados tor de enriquecimiento isotópico. El término "factor de ignifica la proporción entre la abundancia isotópica y la realizaciones, si un sustituyente en un compuesto de la un factor de enriquecimiento isotópico para cada átomo incorporación de deuterio en cada átomo de deuterio euterio), por lo menos 4500 (67,5% de incorporación de uterio), por lo menos 5500 (82,5% de incorporación de uterio), por lo menos 6333,3 (95% de incorporación de deuterio), por lo menos 6600 (99% de incorporación de deuterio).
s, la persona experta en la técnica intenta optimizar los edades in vitro deseables. Puede ser razonable suponer es son susceptibles al metabolismo oxidativo.
ación de una o más posiciones metabólicamente lábiles ora de una o más propiedades superiores de DMPK a la n con los análogos de hidrógeno correspondientes. La ner un impacto sobre la exposición, la vida media, la limentarios para una absorción óptima del producto l metabolismo en otras posiciones no deuteradas del
e derivados deuterados de los nuevos compuestos nte aceptables. En la FIG. 1 se divulgan ejemplos no
se usa en la presente incluye el compuesto deuterado TP-656.

Los compuestos de la invención (por ejemplo, el mismos y derivados deuterados de cualquiera de los an conocidos en la técnica. Por ejemplo, pueden preparar 2016/057572 y mediante las síntesis ejemplares des derivados deuterados de los compuestos de las Fórmul mismos pueden prepararse de manera similar a los co aceptables de los mismos empleando productos interme reemplazan con deuterio. Por ejemplo, ver T.G. Gant “ drug,” J. Med. Chem. 2014, 57, 3595-3611.
Los Compuestos de Fórmulas (X), (III), (IV), ( mismos, y los derivados deuterados de cualquiera de lo Esquemas 1-2, en donde las variables en los mismos s (I), (II), (III), (IV), (V) o (VI) anterior, y en donde cada Ra s Xa se elige independientemente de F o Cl. Pueden empl cada paso representado en los esquemas. En algunas re 1), (C-1), (D-1) y (F-1) en los Esquemas 2-4 son indepen Fórmulas (D), (L), (O) y (P) en el Esquema 6 es indepen (X), (B), (C), (D) y (F) es independientemente 0.
Como se muestra en el Esquema 1, los métod (F) o una sal del mismo con un compuesto de Fórmul Fórmula (X), una sal farmacéuticamente aceptable de anteriores.
ompuesto 1), sales farmacéuticamente aceptables de los iores, pueden prepararse mediante métodos adecuados de acuerdo con los procedimientos descritos en la WO as a continuación en los Ejemplos. Por ejemplo, los (I)-(VI) y las sales farmacéuticamente aceptables de los uestos de Fórmulas (I)-(VI) y sales farmacéuticamente s y/o reactivos donde uno o más átomos de hidrógeno se ng deuterium in drug discovery: leaving the label in the
y (VI) y las sales farmacéuticamente aceptables de los nteriores pueden prepararse como se representa en los cada una e independientemente como las de la Fórmula lige independientemente de grupos alquilo C1-C4 ; y cada rse condiciones adecuadas conocidas en la técnica para zaciones, cada Xa para las Fórmulas (B), (C), (D), (F), (B-ntemente Cl. En algunas realizaciones, cada Xa para las ntemente F. En algunas realizaciones, r en las Fórmulas
comprenden hacer reaccionar un compuesto de Fórmula ) o una sal del mismo para generar un compuesto de ismo, o un derivado deuterado de cualquiera de los
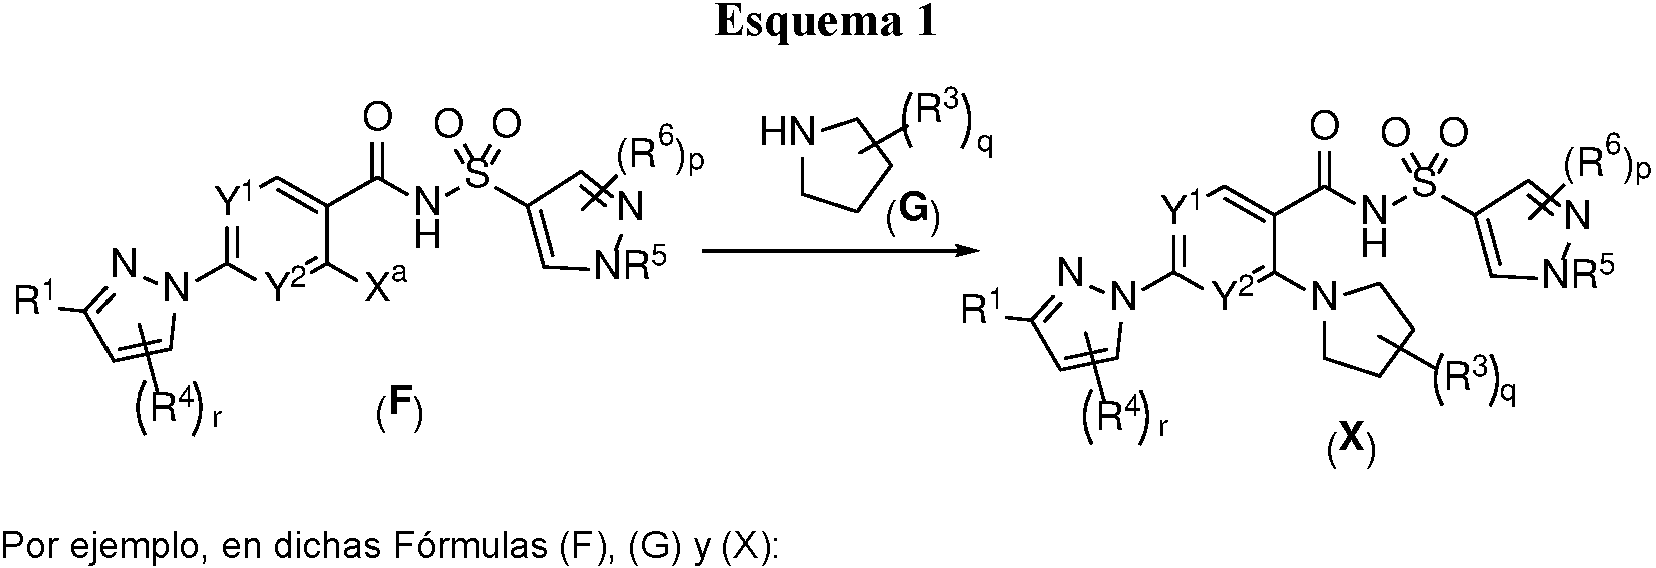
- uno de Y1 e Y2 es N y el otro es CH;
- R1 es -(C(R2)2)k-O-(C(R2)2)mR7,
- cada R2 se elige independientemente de hidrógen alquilo C1-C2 opcionalmente sustituidos con uno o halógenos, hidroxi y grupos cicloalquilo C3.5 opcion elegido independientemente de grupos alquilo C1-C2, - cada R3 se elige independientemente de grupos alq hidroxi, u opcionalmente dos R3 geminales, junto c cicloalquilo C3-4;
- cada R4 se elige independientemente de halógenos; - R5 se elige de hidrógeno y grupos alquilo C1-C4;
- cada R6 se elige de halógenos, ciano, hidroxi, hidro alquilo C1-C2 halogenados;
- R7 se elige de hidrógeno, halógenos, ciano, grup sustituyentes, cada uno elegido independientemen opcionalmente sustituidos con uno o más sustituyent C1-C2 , grupos alquilo C1-C2 halogenados, y halógenos - Xa es F o Cl;
- k es 0 o 1 ;
- r es 0 o 1 ;
- m es 0, 1, 2 o 3;
- p es 0 , 1 o 2 ; y
- q es 0, 1, 2, 3, 4, 5, 6 , 7 u 8.
Por ejemplo, r en la Fórmula (X) es 0.
halógenos; ciano; hidroxi; grupos alcoxi C1-C2 ; y grupos sustituyentes cada uno elegido independientemente de ente sustituidos con uno o más sustituyentes cada uno pos alquilo C1-C2 halogenados y halógenos;
C1-C4 opcionalmente sustituidos con uno o más grupos el átomo de carbono al que están unidos, forman un
etilo, grupos alcoxi C1-C2, grupos alquilo C1-C2, y grupos
alquilo C1-C2 opcionalmente sustituidos con uno o más de halógenos e hidroxi, y grupos cicloalquilo C3-C10 cada uno elegido independientemente de grupos alquilo
Puede usarse cualquier condición adecuada, co la técnica. En algunas realizaciones, la reacción represent como un carbonato metálico (por ejemplo, Na2CO3 o K2C Por ejemplo, los compuestos de Fórmula (X), derivados deuterados de cualquiera de los anteriores, en (F), (G) y (X), se preparan mediante los métodos del Esq de Fórmula (G). Por ejemplo, se emplea una sal de HCl d Un compuesto de Fórmula (F) o una sal del mi pueden prepararse mediante cualquier método adecua 2016/57572 y los de las síntesis ejemplares descritas a co Como se muestra en el Esquema 2, un compue del mismo, o un derivado deuterado de cualquiera de los hacer reaccionar un compuesto de Fórmula (D) o una sal mismo. Por ejemplo, los compuestos de Fórmula (D), sal los anteriores se preparan mediante un método que co una sal del mismo con un compuesto de Fórmula (B) o u (C) o una sal del mismo; e hidrolizar el -C(O)ORa del c Fórmula (D) o una sal del mismo. Puede usarse cualquier (a), (b) y (c) del Esquema 2 siguiente, como aquellas pa sulfonamida o aquellas para una acilación de sulfonamid paso (b) y aquellas de una reacción nucleofílica de amina Por ejemplo, el paso (a) del Esquema 2 siguiente (a) se realiza en presencia de una base no nucleofílica. P Fórmula (D) o una sal del mismo con un compuesto reaccionar un compuesto de Fórmula (D) o una sal del diimidazol (CDI), y posteriormente con un compuesto de f como una base no nucleofílica. Por ejemplo, un compues con CDI antes de la reacción con un compuesto de Fórm compuesto de Fórmula (E) o una sal del mismo en prese 7-eno).
Por ejemplo, el paso (b) del Esquema 2 siguiente (b) se realiza en presencia de una base acuosa, como presencia de un hidróxido metálico acuoso, como NaOH se realiza en presencia de un ácido. Por ejemplo, el paso HCl acuoso.
Por ejemplo, el paso (c) del Esquema 2 siguiente (c) se realiza en presencia de un carbonato metálico (por las de una reacción nucleofílica de amina, conocida en a en el Esquema 1 se realiza en presencia de una base, .
ales farmacéuticamente aceptables de los mismos o s que Y2 es N e Y1 es CH en cada una de las Fórmulas ma 1. Por ejemplo, se emplea una sal de un compuesto n compuesto de Fórmula (G).
o y un compuesto de Fórmula (G) o una sal del mismo conocido en la técnica, por ejemplo, los de la WO inuación en los Ejemplos.
o de Fórmula (F), una sal farmacéuticamente aceptable teriores se prepara mediante un método que comprende l mismo con un compuesto de Fórmula (E) o una sal del de los mismos o derivados deuterados de cualquiera de ende hacer reaccionar un compuesto de Fórmula (A) o sal. del mismo para generar un compuesto de Fórmula puesto de Fórmula (C) para generar un compuesto de ndición adecuada conocida en la técnica para los pasos una reacción de acoplamiento entre ácido carboxílico y para el paso (a), aquellas de hidrólisis del éster para el ra el paso (c).
e realiza en presencia de una base. Por ejemplo, el paso ejemplo, en el paso (a), la reacción de un compuesto de Fórmula (E) o una sal del mismo comprende hacer ismo con un reactivo de acoplamiento, como carbonil ula (E) o una sal del mismo en presencia de una base, de Fórmula (D) o una sal del mismo se hace reaccionar (E) o una sal del mismo, y luego posteriormente con un a de una base, como DBU (1,8-diazabiciclo(5.4.0(undec-
e realiza en presencia de una base. Por ejemplo, el paso dróxido acuoso. Por ejemplo, el paso (b) se realiza en uoso. Por ejemplo, el paso (b) del Esquema 2 siguiente ) se realiza en presencia de un ácido acuoso, como un
realiza en presencia de una base. Por ejemplo, el paso mplo, Na2CO3 o K2CO3).

una sal farmacéuticamente aceptable del mismo, o un prepararse mediante los métodos descritos en la present Fórmula (F-1) o una sal del mismo con un compuesto d rivado deuterado de cualquiera de los anteriores puede El método comprende hacer reaccionar un compuesto de órmula (G-1) o una sal del mismo, donde Xa es F o Cl,

Puede usarse cualquier condición adecuada co de amina. En algunas realizaciones, la reacción represen cida en la técnica, como las de una reacción nucleofílica a en el Esquema 3 se realiza en presencia de una base,
como un carbonato metálico (por ejemplo, Na2CO3 o K2CO3). En algunas realizaciones, se emplea una sal del co emplea una sal de HCl de un compuesto de Fórmula (G-1).
Un compuesto de Fórmula (F-1) o una sal del mism pueden prepararse mediante cualquier método adecuado 2016/57572 y los de los ejemplos de síntesis descritos a cont En algunas realizaciones, como se muestra en el E mismo, o un derivado deuterado de cualquiera de los anter hacer reaccionar un compuesto de Fórmula (D -1) o una sal del mismo. En algunas realizaciones, los compuestos de deuterados se preparan mediante un método que comprende sal del mismo con un compuesto de fórmula (B-1) o una sal o una sal del mismo; e hidrolizar el -C(O)ORadel compuesto compuesto de fórmula (D-1) o una sal del mismo. Puede técnica para los pasos (a-1), (b-1) y (c-1) del Esquema 4 sig ácido carboxílico y sulfonamida o las de una acilación de s para el paso (b-1) y los de una reacción nucleofílica de amin En algunas realizaciones, el paso (a-1) del Esque algunas realizaciones, el paso (a-1) del Esquema 4 siguiente algunas realizaciones, en el paso (a-1), la reacción de un c compuesto de Fórmula (E-1) o una sal del mismo compren una sal del mismo con un reactivo de acoplamiento, co compuesto de Fórmula (E-1) o una sal del mismo en pres algunas realizaciones, (i) un compuesto de Fórmula (D-1) o la reacción con un compuesto de Fórmula (E-1) o una sal reacción del paso (i) se hace reaccionar con un compuesto una base, como DBU (1,8-diazabiciclo(5.4.0)undec-7-eno).
En algunas realizaciones, el paso (b-1) del Esque algunas realizaciones, el paso (b-1) se realiza en
algunas realizaciones, el paso (b-1) se realiza en presencia En algunas realizaciones, el paso (b-1) del Esquema 4 sig realizaciones, el paso (b-1) se realiza en presencia de un áci En algunas realizaciones, el paso (c-1) del Esque algunas realizaciones, el paso (c-1) se realiza en presen K2CO3).
uesto de Fórmula (G-1). En algunas realizaciones, se
un compuesto de Fórmula (G-1) o una sal del mismo
nocido en la técnica, por ejemplo, los de la WO
ación en los Ejemplos.
ema 4, un compuesto de Fórmula (F-1) o una sal del
es se prepara mediante un método que comprende
mismo con un compuesto de Fórmula (E-1) o una sal
rmula (D-1) o sales del mismo, o sus derivados
acer reaccionar un compuesto de fórmula (A-1) o una
mismo para generar un compuesto de fórmula (C-1)
fórmula (C-1) o una sal del mismo para generar un
arse cualquier condición adecuada conocida en la
nte, como las de una reacción de acoplamiento entre
namida para el paso (a-1), los de hidrólisis del éster
ara el paso (c-1).
4 siguiente se realiza en presencia de una base. En
realiza en presencia de una base no nucleofílica. En
uesto de Fórmula (D-1) o una sal del mismo con un
hacer reaccionar un compuesto de Fórmula (D -1) o
carbonil diimidazol (CDI), y posteriormente con un
ia de una base, como una base no nucleofílica. En
sal del mismo se hace reaccionar con CDI antes de
mismo, y luego posteriormente (ii) el producto de la
Fórmula (E-1) o una sal del mismo en presencia de
4 siguiente se realiza en presencia de una base. En
resencia de una base acuosa, como hidróxido acuoso. En un hidróxido metálico acuoso, como NaOH acuoso.
te se realiza en presencia de un ácido. En algunas
acuoso, como un HCl acuoso.
4 siguiente se realiza en presencia de una base. En
de un carbonato metálico (por ejemplo, Na2CO3 o
squema 4
O

En el Esquema 4, Ra se elige de grupos alquilo
Por ejemplo, métodos para preparar un compue C4) o una sal farmacéuticamente aceptable del mismo, comprende hacer reaccionar un compuesto de Fórmula C1-C4, como se representa en los Esquemas 5 y 6 :
C4; y cada Xa>esfncie'pendientemente F o Cl.
de Fórmulas (I) y (II), en donde X es NH o N(alquilo Ciun derivado deuterado de cualquiera de los anteriores, o una sal del mismo con NR*3 donde R* es H o alquilo


Puede usarse cualquier condición adecuada c por ejemplo, para las adiciones electrofílicas de aminas. presencia de un agente clorante u oxidante, como N-clor
Por ejemplo, un compuesto de Fórmula (L) o comprende oxidar la unidad de azufre del grupo
cida en la técnica para la reacción de sulfoxaminación, or ejemplo, la reacción de sulfoxaminación se realiza en ccinimida (NCS).
a sal del mismo se prepara mediante un método que

de un compuesto de Fórmula (M) o una sal del mismo co se muestra en el Esquema 7 siguiente:

Puede usarse cualquier condición adecuada algunas realizaciones, la oxidación se realiza en pre cloroperoxibenzoico (m-CPBA).
Por ejemplo, un compuesto de Fórmula (M) o comprende hacer reaccionar un compuesto de Fórmula ( Puede usarse cualquier condición adecuada conocida en Por ejemplo, un compuesto de Fórmula (O) o ocida en la técnica para la reacción de oxidación. En cia de un ácido peroxicarboxílico, como ácido meta-
na sal del mismo se prepara mediante un método que con un compuesto de Fórmula (G) o una sal del mismo. técnica.
a sal del mismo se prepara mediante un método que
comprende hacer reaccionar un compuesto de Fórmula ( (Q):
una sal del mismo con un disulfuro de fenilo de fórmula

En algunas realizaciones, un compuesto de Fórmula (P) de un compuesto de Fórmula (D) o una sal del mismo. técnica.
Las realizaciones adicionales incluyen:
1. Un compuesto que tiene la fórmula siguiente:
a sal del mismo se prepara amidando el grupo -C(O)OH de usarse cualquier condición adecuada conocida en la

una sal farmacéuticamente aceptable del mismo o un deri 2. Un compuesto de acuerdo con la realización 1 que tie do deuterado de cualquiera de los anteriores. la siguiente fórmula:

3. Una composición farmacéutica que comprende por realización 1 o la realización 2, una sal farmacéutica cualquiera de los anteriores.
La composición farmacéutica de la realización 3 puede co (a) Compuesto II:
menos un compuesto elegido de los compuestos de la te aceptable del mismo o un derivado deuterado de render adicionalmente uno o más de:

una sal farmacéuticamente aceptable del mismo, o un (c) un portador farmacéuticamente aceptable.
4. Un compuesto de la realización 1 o la realización 2 derivado deuterado de cualquiera de los anteriores, o un para su uso en un método para tratar la fibrosis quística. El compuesto de la invención puede prepararse usando 61.
46. Un método para preparar un compuesto de la fórmul rivado deuterado de cualquiera de los anteriores; y
una sal farmacéuticamente aceptable del mismo o un omposición farmacéutica de acuerdo con la realización 3
todos de acuerdo con cualquiera de las realizaciones 46
iguiente:

o una sal farmacéuticamente aceptable del mismo, o u comprende hacer reaccionar un compuesto de Fórmula compuesto de Fórmula (G-1) o una sal del mismo par aceptable del mismo, o un derivado deuterado de cualqui erivado deuterado de cualquiera de los anteriores, que -1) o una sal del mismo, donde Xa es F o Cl, con un enerar dicho compuesto o una sal farmacéuticamente de los anteriores:

en donde Xa en la fórmula (F-1) es F o Cl.
47. El método de la realización 46, en donde dicha reacci con un compuesto de Fórmula (G-1) o una sal del mismo s 48. El método de la realización 46 o 47, en donde se empl 49. El método de la realización 48, en donde dicha sal compuesto de fórmula (G-1).
50. Un método para preparar un compuesto de Fórmula (F de un compuesto de Fórmula (F-1) o una sal del mismo ealiza en presencia de una base.
una sal del compuesto de Fórmula (G-1).
compuesto de fórmula (G-1) es una sal de HCl de un
o una sal del mismo:
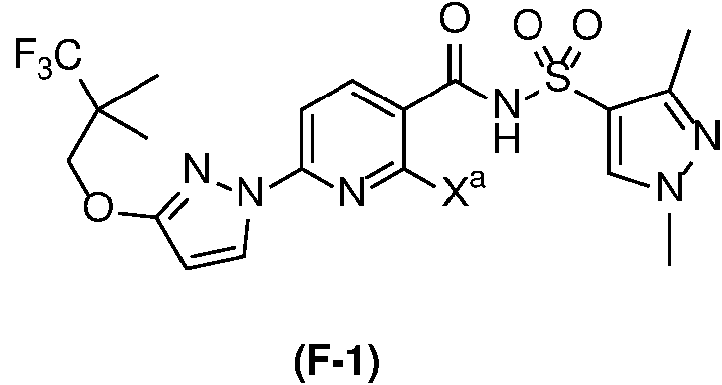
o un derivado deuterado de cualquiera de los anteriores, q (D-1) y un compuesto de fórmula (E-1) para generar un co comprende hacer reaccionar un compuesto de Fórmula uesto de fórmula (F-1) o una sal del mismo:

, en donde en cada una de dichas fórmulas, Xa es F o Cl.
51. El método de la realización 50, en donde dicha reacció con un compuesto de Fórmula (E-1) o una sal del mismo s 52. El método de la realización 50, en donde dicha reacció con un compuesto de fórmula (E-1) o una sal del mismo c 1) con un reactivo de acoplamiento y posteriormente con u 53. Un método para preparar un compuesto de Fórmula (D e un compuesto de Fórmula (D-1) o una sal del mismo ealiza en presencia de una base.
e un compuesto de Fórmula (D-1) o una sal del mismo prende hacer reaccionar un compuesto de Fórmula (D-ompuesto de Fórmula (E-1) en presencia de una base. una sal del mismo:

o un derivado deuterado de cualquiera de los anteriores, q (i) hacer reaccionar un compuesto de Fórmula (A) o u sal del mismo para generar un compuesto de Fórmula comprende:
sal del mismo con un compuesto de Fórmula (B) o una o una sal del mismo:

(ii) hidrolizar el grupo -C(O)ORa de un compuesto d una sal del mismo,
en donde en cada una de dichas fórmulas:
- uno de Y1 e Y2 es N y el otro es CH;
- R1 es -(C(R2)2)k-O-(C(R2)2)mR7,
- cada R2 se elige independientemente de hidróge alquilo C1-C2 opcionalmente sustituidos con uno o halógenos, hidroxi y grupos cicloalquilo C3.5 opcio elegido independientemente de grupos alquilo C1-C2 - cada R4 se escoge independientemente de halóge - R7 se elige de hidrógeno, halógenos, ciano, gru sustituyentes, cada uno elegido independienteme opcionalmente sustituidos con uno o más sustituye C1-C2 , grupos alquilo C1-C2 halogenados, y halógen - Xa es F o Cl;
- k es 0 o 1;
- r es 0 o 1; y
- m es 0, 1, 2 o 3.
54. El método de la realización 53, en donde Y2 es N; e 55. El método de la realización 53 o 54, en donde la base o un ácido.
56. El método de una cualquiera de las realizaciones 5 (A) o una sal del mismo con un compuesto de Fórmula ( 57. El método de una cualquiera de las realizaciones 53 58. Un método para preparar un compuesto de Fórmula mula (C) para generar un compuesto de Fórmula (D) o
lógenos; ciano; hidroxi; grupos alcoxi C1-C2 ; y grupos ustituyentes cada uno elegido independientemente de te sustituidos con uno o más sustituyentes cada uno os alquilo C1-C2 , halogenados y halógenos;
quilo C1-C2 opcionalmente sustituidos con uno o más e halógenos e hidroxi, y grupos cicloalquilo C3-C10 ada uno elegido independientemente de grupos alquilo
CH.
is del grupo -C(O)ORa se realiza en presencia de una
en donde dicha reacción de un compuesto de Fórmula al del mismo se realiza en presencia de una base.
n donde Ra es etilo o t-butilo.
o una sal del mismo:

o un derivado deuterado de cualquiera de los anteriores, (i) hacer reaccionar un compuesto de Fórmula (A-1) sal del mismo para generar un compuesto de Fórmu comprende:
sal del mismo y un compuesto de Fórmula (B-1) o una 1) o una sal del mismo:

(ii) hidrolizar el grupo -C(O)ORa de un compuesto compuesto de Fórmula (D-1) o una sal del mismo,
en donde en cada una de dichas fórmulas, cada Ra se independientemente F o Cl.
59. El método de la realización 58, en donde la hidrólisi base o ácido.
60. El método de 58 o 59, en donde dicha reacción de compuesto de Fórmula (B-1) o una sal del mismo se reali 61. El método de cualquiera de las realizaciones 58-60, e Los compuestos de Fórmula (A-1), (C-1), (D-1) y (F-1) c como productos intermedios para preparar el compuesto 64. Un compuesto de Fórmula (F-1) o una sal del mismo: Fórmula (C-1) o una sal del mismo para generar un
oge independientemente de alquilo C1-C4; y cada Xa es
el grupo -C(O)ORa se lleva a cabo en presencia de una
compuesto de Fórmula (A-1) o una sal del mismo y un en presencia de una base.
onde Ra es etilo ot-butilo.
o se definen en las realizaciones 64, y 68-70 son útiles la invención.

o un derivado deuterado de cualquiera de los anteriores, 6 8. Un compuesto de Fórmula (C-1) o (D-1), o una sal d donde Xa es F o Cl. mismo:
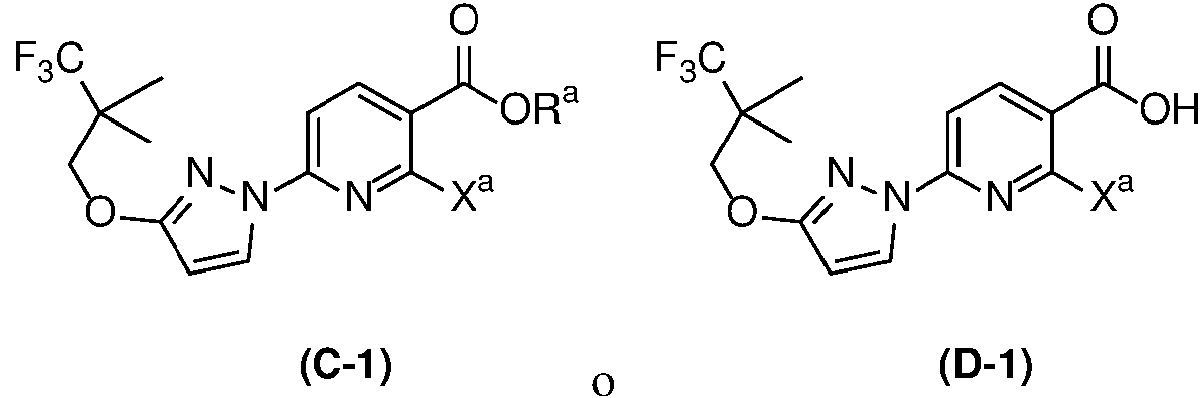
o un derivado deuterado de cualquiera de los ant independientemente F o Cl.
69. Un compuesto de acuerdo con la realización 6 8 , una deuterado de cualquiera de los anteriores, en donde Ra e
70. Un compuesto de Fórmula (A-1), (C-1) o (D-1), o una res, en donde Ra es alquilo C1-C4; y cada Xa es
l farmacéuticamente aceptable del mismo, o un derivado tilo o t-butilo.
l del mismo:

o un derivado deuterado de cualquiera de los ante independientemente F o Cl.
71. Por lo menos un compuesto elegido de los compuest del mismo o un derivado deuterado de cualquiera de los (a) Compuesto II:
res, en donde Ra es alquilo C1-C4; y cada Xa es
de la realización 1, una sal farmacéuticamente aceptable riores, y opcionalmente uno o más de:

una sal farmacéuticamente aceptable del mismo, o un (b) Compuesto III:
rivado deuterado de cualquiera de los anteriores; y

una sal farmacéuticamente aceptable del mismo, o u el tratamiento de la fibrosis quística.
El Compuesto 1 puede proporcionarse en una forma c erivado deuterado de cualquiera de los anteriores, para
talina, o solvato, de acuerdo con las realizaciones 72-96.

73. La Forma cristalina A de acuerdo con la realización 74. La Forma cristalina A de acuerdo con la realizació que tiene una señal de por lo menos tres valores de 13,1±0,2, 15,2±0,2, 16,4±0,2, 18,2±0,2, y 18,6±0,2.
75. La Forma cristalina A de acuerdo con la realizació que tiene una señal de por lo menos tres valores de 18,2±0,2, y 18,6±0,2.
76. La Forma cristalina A de acuerdo con la realizació que tiene una señal en tres valores de dos theta de 6,6 77. La Forma cristalina A de acuerdo con la realizació que tiene una señal en seis valores de dos theta de 6,6 78. La Forma cristalina A de la realización 72, c sustancialmente similar al de la FIG. 2.
79. La Forma cristalina A del compuesto 1 preparada una forma cristalina del Compuesto 1 elegida de la For la Forma cristalina P2 y la Forma cristalina AA2.
80. La Forma cristalina A del compuesto 1 preparada un solvato elegido de solvatos de metanol, solvatos solvatos de sulfolano, solvatos de 1-propanol, solvatos terc-butil éter, y solvatos de ácido isobutírico del Comp etanol, solvatos de ácido acético, solvatos de tolueno, de metil terc-butil éter y solvatos de ácido isobutírico metanol, solvatos de etanol, solvatos de ácido acético, y además como, por ejemplo, solvatos de metanol y desolvato resultante a secado al vacío a temperatura a 81. Por lo menos un solvato del compuesto 1:
forma sustancialmente pura.
caracterizada por un difractograma de rayos X en polvo theta elegidos de 6,6±0,2, 7,6±0,2, 9,6±0,2, 12,4±0,2,
caracterizada por un difractograma de rayos X en polvo theta elegidos de 6,6±0,2, 9,6±0,2, 13,1±0,2, 15,2±0,2,
caracterizada por un difractograma de rayos X en polvo 13,1 ±0,2, 18,2±0,2.
caracterizada por un difractograma de rayos X en polvo 9,6±0,2, 13,1±0,2, 15,2±0,2, 18,2±0,2 y 18,6±0,2.
erizada por un difractograma de rayos X en polvo
nte un proceso que comprende desolvatar por lo menos ristalina M, la Forma cristalina E, la Forma cristalina P1,
nte un proceso que comprende desolvatar por lo menos tanol, solvatos de ácido acético, solvatos de tolueno, propanol, solvatos de ácido propiónico, solvatos de metil 1 (como, por ejemplo, solvatos de metanol, solvatos de tos de sulfolano, solvatos de ácido propiónico, solvatos ompuesto 1, además como, por ejemplo, solvatos de tos de tolueno y solvatos de sulfolano del Compuesto 1, tos de etanol del Compuesto 1) seguido de someter el te durante de 12 a 100 horas.

elegido de solvatos de metanol, solvatos de etanol, ácido acético, solvatos de tolueno, solvatos de sulfola éter, solvatos de ácido isobutírico, solvatos de anis Compuesto 1
83. La Forma cristalina M del compuesto 1:
os de 1-propanol, solvatos de 2-propanol, solvatos de olvatos de ácido propiónico, solvatos de metil terc-butil olvatos de metilbutil cetona, y solvatos de xileno del

84. La Forma cristalina M de acuerdo con la realización 85. La Forma cristalina M de acuerdo con la realización que tiene una señal de por lo menos tres valores de d 15,2±0,2, 15,9±0,2, 16,4±0,2, 17,8±0,2 y 19,3±0,2.
86. La Forma cristalina M de acuerdo con la realización que tiene una señal de por lo menos tres valores de d 17,8±0,2 y 19,3±0,2.
87. La Forma cristalina M de acuerdo con la realización que tiene una señal en tres valores de dos theta de 11,6 88. La Forma cristalina M de acuerdo con la realización que tiene una señal en seis valores de dos theta de 11,6 89. La Forma cristalina M de la realización 83, c sustancialmente similar al de la FIG. 13.
90. La Forma cristalina E del Compuesto 1:
forma sustancialmente pura.
aracterizada por un difractograma de rayos X en polvo eta elegidos de 7,0±0,2, 11,6±0,2, 13,1 ±0,2, 13,7±0,2,
aracterizada por un difractograma de rayos X en polvo ta elegidos de 11,6±0,2, 13,1 ±0,2, 13,7±0,2, 15,2±0,2,
aracterizada por un difractograma de rayos X en polvo 17,8±0,2 y 13,1±0,2.
aracterizada por un difractograma de rayos X en polvo 13,1 ±0,2, 13,7±0,2, 15,2±0,2, 17,8±0,2 y 19,3±0,2.
rizada por un difractograma de rayos X en polvo

91. La Forma cristalina E de acuerdo con la realización 92. La Forma cristalina E de acuerdo con la realización que tiene una señal de por lo menos tres valores de d 14.1 ±0,2, 15,1 ±0,2, 16,1 ±0,2, 17,8±0,2 y 18,9±0,2.
93. La Forma cristalina E de acuerdo con la realizació que tiene una señal de por lo menos tres valores de d 16.1 ±0,2 y 17,8±0,2.
94. La Forma cristalina E de acuerdo con la realización que tiene una señal en tres valores de dos theta de 12,8 95. La Forma cristalina E de acuerdo con la realización forma sustancialmente pura.
aracterizada por un difractograma de rayos X en polvo eta elegidos de 7,0±0,2, 11,2±0,2, 12,8±0,2, 13,2±0,2,
caracterizada por un difractograma de rayos X en polvo ta elegidos de 11,2±0,2, 12,8±0,2, 13,2±0,2, 15,1 ±0,2,
aracterizada por un difractograma de rayos X en polvo 16,1 ±0,2 y 17,8±0,2.
aracterizada por un difractograma de rayos X en polvo
que tiene una señal en seis valores de dos theta de 11,2 96. La Forma cristalina E de la realización 90, ca sustancialmente similar al de la FIG. 14.
El Compuesto 1 puede proporcionarse en una forma cr realización 97 o la realización 98.
12,8±0,2, 13,2±0,2, 15,1±0,2, 16,1±0,2 y 17,8±0,2.
rizada por un difractograma de rayos X en polvo ina preparada mediante un método de acuerdo con la

que comprende agitar una solución o suspensión del Co un rango de 50° C a 85° C.
98. Un método de reconstitución de la Forma A del Com sto 1 en un sistema de solventes a una temperatura en
o 1:

que comprende la desolvatación de un solvato del Com solvatos de 1-propanol, solvatos de 2-propanol, solvatos solvatos de ácido propiónico, solvatos de metil terc-b solvatos de metilbutil cetona y solvatos de xileno del Co
El Compuesto 1 puede proporcionarse en una forma crist
99. Una Forma cristalina X de una sal de otasio del Co o 1 elegido de solvatos de metanol, solvatos de etanol, cido acético, solvatos de tolueno, solvatos de sulfolano, er, solvatos de ácido isobutírico, solvatos de anisol, sto 1.
de acuerdo con las realizaciones 99-112.
sto 1:

100. Una Forma cristalina X de acuerdo con la realización 101. La Forma cristalina X de acuerdo con la realización que tiene una señal de por lo menos tres valores de 10,3±0,2, 13,0±0,2, 13,9±0,2, 14,6±0,2y 17,0±0,2.
102. La Forma cristalina X de acuerdo con la realización que tiene una señal de por lo menos tres valores de 13,9±0,2 y 17,0±0,2.
103. La Forma cristalina X de acuerdo con la realización 9 que tiene una señal en tres valores de dos theta de 4,9±0, 104. La Forma cristalina X de acuerdo con la realización 9 que tiene una señal en seis valores de dos theta de 4,9±0, 105. La Forma cristalina X de la realización 99, car sustancialmente similar al de la FIG.15.
106. Una Forma cristalina Y de una sal de sodio del Comp forma sustancialmente pura.
9, caracterizada por un difractograma de rayos X en polvo os theta elegidos de 4,9±0,2, 5,9±0,2, 8,1±0,2, 8,5±0,2,
9, caracterizada por un difractograma de rayos X en polvo os theta elegidos de 4,9±0,2, 5,9±0,2, 8,1±0,2, 13,0±0,2,
acterizada por un difractograma de rayos X en polvo
0,2 y 13,0±0,2.
acterizada por un difractograma de rayos X en polvo
±0,2, 8,1±0,2, 13,0±0,2, 13,9±0,2 y 17,0±0,2.
ada por un difractograma de rayos X en polvo
1:

107. La Forma cristalina Y de acuerdo con la realización 1 108. La Forma cristalina Y de acuerdo con la realización polvo que tiene una señal de por lo menos tres valore 12,8±0,2, 13,2±0,2, 14,2±0,2, 15,4±0,2, 16,6±0,2 y 18,0±0, 109. La Forma cristalina Y de acuerdo con la realización polvo que tiene una señal de por lo menos tres valore 13,2±0,2, 14,2±0,2 y 18,0±0,2.
110. La Forma cristalina Y de acuerdo con la realización polvo que tiene una señal en tres valores de dos theta de 111. La Forma cristalina Y de acuerdo con la realización polvo que tiene una señal en seis valores de dos theta de 112. La Forma cristalina Y de la realización 106, car sustancialmente similar al de la FIG. 16.
113. Una dispersión sólida que comprende el Compuesto 114. La dispersión sólida de la realización 113, que compr de un polímero por el peso total de la dispersión sólida o polímero por el peso total de la dispersión sólida.
115. La dispersión sólida de la realización 113 o 114, hipromelosa, hidroxipropilcelulosa, hidroxipropilmetilcelulos El Compuesto 1 puede proporcionarse en una formulación forma sustancialmente pura.
caracterizada por un difractograma de rayos X en dos theta elegidos de 3,5±0,2, 7,0±0,2, 11,7±0,2,
caracterizada por un difractograma de rayos X en dos theta elegidos de 3,5±0,2, 7,0±0,2, 11,7±0,2,
caracterizada por un difractograma de rayos X en 2, 11,7±0,2 y 13,2±0,2.
caracterizada por un difractograma de rayos X en 2, 7,0±0,2, 11,7±0,2, 13,2±0,2, 14,2±0,2 y 18,0±0,2. zada por un difractograma de rayos X en polvo
polímero.
un 50% en peso del Compuesto 1 y un 50% en peso en peso del Compuesto 1 y un 20% en peso de un
onde el polímero es un succinato de acetato de olivinilpirrolidona.
céutica de acuerdo con la realización 116.
116. Una formulación farmacéutica que comprende por las realizaciones 72-96 y 99-112, y un portador farmacé El Compuesto 1 puede proporcionarse como una form como una dispersión sólida para su uso de acuerdo con 117. Una forma cristalina de acuerdo con cualquiera de para tratar la fibrosis quística que comprende adminis forma cristalina de acuerdo con cualquiera de las reivin
118. Una dispersión sólida de acuerdo con cualquiera d tratar la fibrosis quística que comprende administrar a acuerdo con una cualquiera de las realizaciones 113-11 El Compuesto 1 puede proporcionarse como una for 119-125
119. La Forma cristalina P2 del compuesto 1:
nos una forma cristalina de acuerdo con cualquiera de ente aceptable.
alina para su uso de acuerdo con la realización 117, o lización 118.
alizaciones 72-96 y 199-112 para su uso en un método un paciente con necesidad de ello por lo menos una nes 72-96, y 199-112.
reivindicación 113-115 para su uso en unn método para ciente con necesidad de ello una dispersión sólida de .
stalina de acuerdo con cualquiera de las realizaciones

120. La Forma cristalina P2 de acuerdo con la reivindica 121. La Forma cristalina P2 de acuerdo con la reivindic polvo que tiene una señal de por lo menos tres valor 12,9±0,2, 15,0±0,2, 15,9±0,2, 16,2±0,2, 16,5±0,2 y 17,6 122. La Forma cristalina P2 de acuerdo con la reivindic polvo que tiene una señal de por lo menos tres valor 15,0±0,2, 16,5±0,2 y 17,6±0,2.
123. La Forma cristalina P2 de acuerdo con la reivindic polvo que tiene una señal en tres valores de dos theta d 124. La Forma cristalina P2 de acuerdo con la reivindic polvo que tiene una señal en seis valores de dos th 17,6±0,2.
125. La Forma cristalina P2 de la reivindicación 119, sustancialmente similar al de la FIG. 17.
Otras realizaciones incluyen:
A. Compuesto 1 de la fórmula
119 en forma sustancialmente pura.
119, caracterizada por un difractograma de rayos X en e dos theta elegidos de 10,2±0,2, 10,9±0,2, 12,6±0,2,
119, caracterizada por un difractograma de rayos X en e dos theta elegidos de 10,9±0,2, 12,6±0,2, 12,9±0,2,
119, caracterizada por un difractograma de rayos X en 9±0,2, 12,6±0,2 y 17,6±0,2.
119, caracterizada por un difractograma de rayos X en e 10,9±0,2, 12,6±0,2, 12,9±0,2, 15,0±0,2, 16,5±0,2 y
cterizada por un difractograma de rayos X en polvo

B. Una sal farmacéuticamente aceptable del Compue 1 de la formula
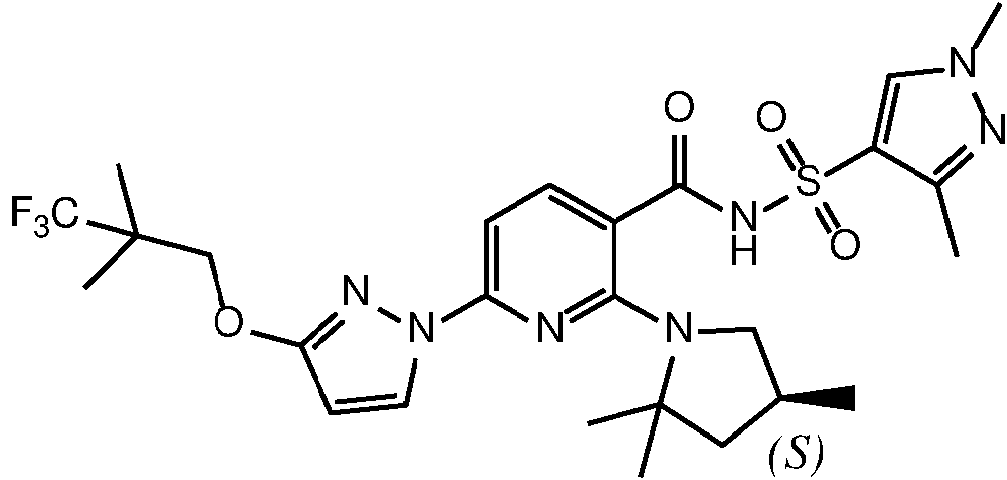
C. Una composición farmacéutica que comprende: (i) Un Compuesto 1 de la fórmula

(ii) un portador farmacéuticamente aceptable.
D. La composición farmacéutica de la realización C q comprende además el Compuesto II:

E. La c o m p o s ic ió n fa rm a c é u tic a d e la re a liz a c ió n a c e p ta b le d e l C o m p u e s to II:
q u e c o m p re n d e a d e m á s u n a s a l fa rm a c é u tic a m e n te
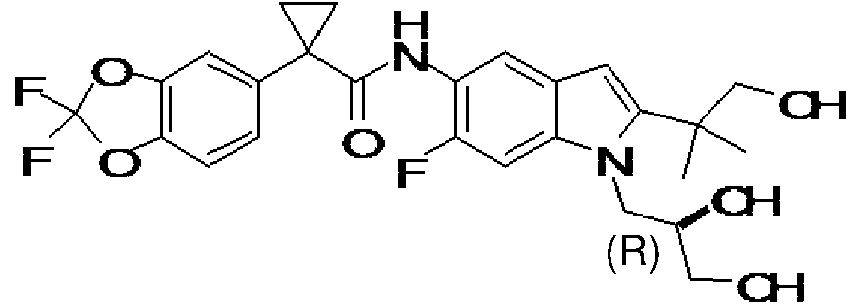
F. La composición farmacéutica de la realización C que mprende además el Compuesto III:

G. La composición farmacéutica de la realización aceptable del Compuesto III:
que comprende además una sal farmacéuticamente

H. La composición farmacéutica de la realización D que mprende además el Compuesto III:
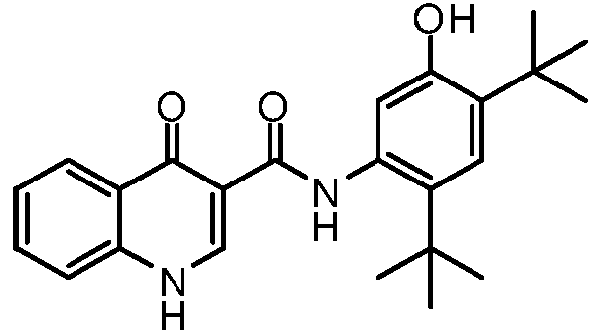
I. La composición farmacéutica de la realización D que del Compuesto III:
mprende además una sal farmacéuticamente aceptable
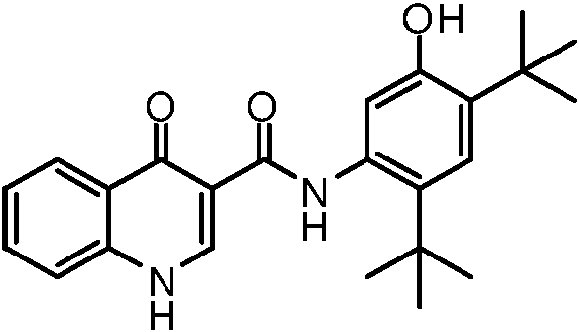
J. La composición farmacéutica de la realización E que mprende además el Compuesto III:
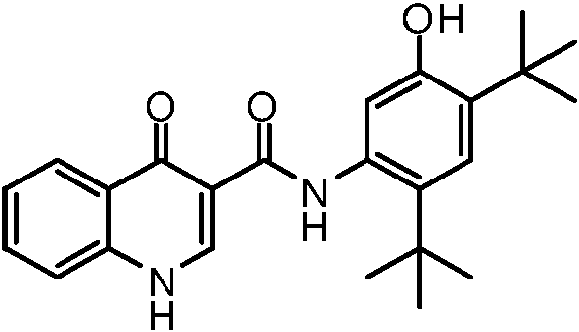
K. La composición farmacéutica de la realización aceptable del Compuesto III:
que comprende además una sal farmacéuticamente

L. Una composición farmacéutica que comprende:
(A) una sal farmacéuticamente aceptable del Comp to 1 de fórmula

(B) un portador farmacéuticamente aceptable.
M. La composición farmacéutica de la realización L que mprende además el Compuesto II:

N. La composición farmacéutica de la realización aceptable del Compuesto II:
que comprende además una sal farmacéuticamente

O . La c o m p o s ic ió n fa rm a c é u t ic a d e la re a liz a c ió n L q u e m p re n d e a d e m á s e l C o m p u e s to III:

P. La composición farmacéutica de la realización aceptable del Compuesto III:
que comprende además una sal farmacéuticamente

Q. La composición farmacéutica de la realización M qu omprende además el Compuesto III:

R. La composición farmacéutica de la realización aceptable del Compuesto III:
que comprende además una sal farmacéuticamente
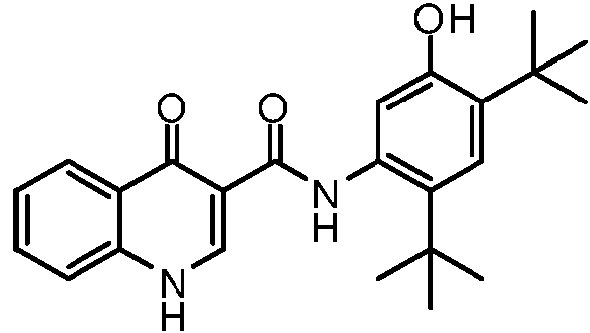
S. La composición farmacéutica de la realización M qu omprende además el Compuesto III:

T. La c o m p o s ic ió n fa rm a c é u tic a d e la re a liz a c ió n a c e p ta b le d e l C o m p u e s to III:
q u e c o m p re n d e a d e m á s u n a s a l fa rm a c é u tic a m e n te

U. El Compuesto 1 para su uso en un método para t paciente con necesidad de ello el Compuesto 1 de la fó ar la fibrosis quística que comprende administrar a un la

V. Una sal farmacéuticamente aceptable del Compu quística que comprende administrar a un paciente con del Compuesto 1 de la fórmula
1 para su uso en un método para tratar la fibrosis ecesidad de ello una sal farmacéuticamente aceptable

W. Una composición farmacéutica que comprende el fibrosis quística que comprende administrar a un pacie que comprende:
(A) el Compuesto 1 de la fórmula
ompuesto 1 para su uso en un método para tratar la con necesidad de ello una composición farmacéutica

(B) un portador farmacéuticamente aceptable.
X. Una composición farmacéutica que comprende el fibrosis quística que comprende administrar a un paci que comprende:
una sal farmacéuticamente aceptable del Compues ompuesto 1 para su uso en un método para tratar la te con necesidad de ello una composición farmacéutica 1 de fórmula

un portador farmacéuticamente aceptable.
Procedimientos experimentales generales
A continuación se resumen las definiciones de ci
Boc anhídrido (Boc)2O): dicarbonato de di-terc-butilo
CDI: carbonil diimidazol
DABCO: 1,4-diazabiciclo[2.2.2]octano
DBU: 1,8-diazabiciclo(5.4.0)undec-7-eno
DCM: diclorometano
DIAD: azodicarboxilato de diisopropilo
DIEA (DIPEA; N,N-diisopropiletilamina)
DMA: N,N-Dimetilacetamida
DMF: N,N-dimetilformamida
DMSO: dimetilsulfóxido
Et2O: éter dietílico
EtOH: etanol
HATU: hexafluorofosfato de óxido de 1-[Bis(dimetilami IPA: isoproanol
MeOH: metanol
NMP: N-metil-2-pirrolidona
MTBE: metil terc-butil éter
TBS-Cl: cloruro de terc-butildimetilsililo
TFA: ácido trifluoroacético
THF: tetrahidrofurano)
p-TsOH: ácido p-toluenosulfónico
Complejo TPPO-DIAD: un complejo de óxido de trifenil
Los reactivos y materiales de partida se obtuvi contrario y se usaron sin purificación. Los espectros NMR un espectrómetro Bruker Biospin DRX 400 MHz FTNMR 400 y 100 MHz respectivamente, o en un espectró unidimensionales de protones y carbono usando una s rotación de muestra de 20 Hz a una resolución digital espectros de protones y carbono se adquirieron con cont estándar previamente publicadas y parámetros de proce determinó mediante UpLC de fase inversa usando una c 1,7 pm) fabricada por Waters (pn: 186002350), y un gra durante 3,0 minutos. Fase móvil A = H2O (0,05% de C Caudal = 1,2 ml/min, volumen de inyección = 1,5 pl y tem promediando el área bajo la curva (AUC) de dos trazas d resolución se informaron como especies de [M+H]+ obt cuadrupolo equipado con una fuente de ionización por el masa de 0,1 Da y una resolución mínima de 1000 (sin u pureza óptica del (2S)-2,4-dimetil-4-nitro-pentanoato de as abreviaturas para los Ejemplos siguientes:
)metileno]-1H-1,2,3-triazolo[4,5-b]3-piridinio
fina con azodicarboxilato de diisopropilo.
n de fuentes comerciales a menos que se indique lo protones y de carbono se adquirieron de cualquiera de erando a una frecuencia de resonancia de 1H y 13C de ro de NMR de 300 MHz. Se adquirieron espectros da de observación de banda ancha (BBFO) con una e 0,1834 y 0,9083 Hz/Pt, respectivamente. Todos los l de temperatura a 30° C usando secuencias de pulsos miento rutinarios. La pureza final de los compuestos se mna Acquity UPLC BEH C18 (50 * 2,1 mm, partícula de nte dual ejecutado desde el 1-99% de la fase móvil B O2H). Fase móvil B = CH3CN (0,035% de CF3CO2H). ratura de la columna = 60° C. La pureza final se calculó UV (220 nm, 254 nm). Los espectros de masas de baja idas usando un espectrómetro de masas de un solo tropulverización (ESI) capaz de lograr una precisión de dades de resolución) en todo el rango de detección. La tilo se determinó usando análisis de cromatografía de
gases (GC) quiral en un instrumento Agilent 7890A/MSD 0,25 mm x 0.25um_df) columna, con un caudal de 2,0 ml/ 220° C y una temperatura del horno de 120° C, 15 minutos Difracción de rayos X en polvo
Las mediciones de difracción de rayos X en p PANalytical a temperatura ambiente con radiación de compuesta por una hendidura de divergencia variable par y en el lado del haz difractado; se usó un detector de grados 2 theta medida en un modo de exploración. La soporte de silicio de fondo cero y se realizó un centr exploración simétrica de 4-40 grados 2 theta con un ta exploración de 15,5 s.
La Figura 2 muestra el espectro XRPD de la F monocristalina de la Forma A. La estructura cristalina patrones de XRPD calculados muestran una buena conc Compuesto 1 se forma como una celda unitaria ortorrómbi p = Y = 90, Z = 12 V = 9575 Flack = 0,08. Un experto en la parámetros de cristal dependiendo, por ejemplo, de instrumento.
La Figura 3 muestra un XRPD experimental de la XRD calculado (abajo), que se calcula a partir de los superposición del XRPD experimental y calculado de la Fo La Figura 5 muestra el espectro de XRPD del
pulverización (SDD) del 50% en peso del Compuesto 1 en Calorimetría diferencial de barrido modulada (MDSC)
Se usó MDSC para determinar la temperatura de usando el calorímetro diferencial de barrido TA Discovery calibró con indio. Se pesaron muestras de aproximadam usando tapas con un orificio. La muestra de MDSC se esc de 2° C/min con /- 1° C de modulación en el plazo 1 mi software TA Instruments Trios (TA Instruments, New Castl La Figura 6 muestra un espectro de MDSC de u peso de Compuesto 1 en HPMCAS-HG, y muestra q aproximadamente 106° C.
Análisis de cristales individuales
Los datos de difracción de rayos X se adquirieron radiación Mo Ka (A = 0,71073 A) o radiación Cu Ka (A= 1, usando el programa SHELX (Sheldrick, G.M., Acta Cryst., Análisis termogravimétrico (TGA)
Se usó TGA para investigar la presencia de solv temperatura a la que se produce la descomposición d analizador termogravimétrico TA Discovery o instrumentac aproximadamente 1-5 mg de 25° C a 350° C a una v recopilaron y analizaron mediante el software Trios (TA I software Thermal Advantage Q SeriesTM y se analizaron New Castle, DE).
Calorimetría diferencial de barrido (DSC)
Los datos de DSC se adquirieron usando un TA I una muestra con un peso entre 1 y 10 mg en una band muestra en la celda del calorímetro. Se colocó una bande calorímetro y se hizo pasar un flujo de nitrógeno a través C, usando una columan Restek Rt-pDEXcst (30 m x
H2 gas portador), a una temperatura de inyección de
e realizaron usando el difractómetro X-pert Pro de
(1.54060 A). La óptica del haz incidente estaba
gurar una longitud iluminada constante en la muestra
stado sólido lineal rápido con una longitud activa de 2,12 uestra de polvo se empaquetó en el área dentada de un o para lograr mejores estadísticas. Se midió una
de paso de 0,017 grados y un tiempo de paso de
A del Compuesto 1. Se ha dilucidado la estructura
ma la configuración absoluta de la molécula, y los
cia con los patrones experimentales. La Forma A del
P2-|2-|21, a=15,74 b=22,86 c=26,59 (angstroms), a =
ica reconocería que puede haber variación en estos
a temperatura, presión o variabilidad de instrumento a
a A del Compuesto 1 (arriba) en comparación con un
de cristales individuales. La Figura 3 muestra una
del Compuesto 1 de la Figura 3.
esto amorfo 1 preparado por dispersión secada por
CAS-HG.
ición vitrea del material amorfo. La MDSC se realizó
(TA Instruments, New Castle, DE). El instrumento se
1-3 mg en recipientes herméticos que se prensaron
de -20° C a 200° C a una velocidad de calentamiento
Los datos fueron recopilados y analizados mediante
).
spersión secada por pulverización (SDD) del 50% en
SDD tiene una temperatura de punto medio de
0 K o 298 K en un difractómetro Bruker equipado con
y un detector CCD. La estructura se resolvió y refinó
) A64, 112-122).
residuales en los lotes caracterizados e identificar la
muestra. Los datos de TGA se recopilaron en un
quivalente. Se escaneó una muestra con un peso de
dad de calentamiento de 10° C/min. Los datos se
ents, New Castle, DE) o se recopilaron mediante el
iante el software Universal Analysis (TA Instruments,
ments Q2000 o instrumentación equivalente. Se pesó
aluminio. Esta bandeja se colocó en la posición de
ía en la posición de referencia. Se cerró la celda del
a celda. El programa de calentamiento se estableció
para calentar la muestra a una velocidad de calentami se completó la secuencia, los datos se analizaron usa Las endo y exotermas observadas se integraron entre l por encima y por debajo del intervalo de temperatura s fueron el inicio de la temperatura de descomposición, te
Ejemplos sintéticos
Síntesis del compuesto II: (R)-1-(2,2-Difluorobenz hidroxi-2-metilpropan-2-il)-1H-indol-5-il)ciclopropan e 10°C/min a una temperatura de 200-350°C. Cuando programa de análisis DSC en el software del sistema. ntos de temperatura del valor de referencia que estaban el cual se observó la endotermia. Los datos informados tura máxima y entalpia.
,3]dioxol-5-N)-N-(1-(2,3-dihidroxipropM)-6-fluoro-2-(1-oxamida

Paso 1: (R)-bencil 2-(1-((2,2-dimetil-1,3-dioxolan-4-i ((S)-2,2-dimetil-1,3-dioxolan-4-il)metil2-(1-(((R)-2,2-di il)-2-metilpropanoato
Se añadió carbonato de cesio (8,23 g, 25,3 metilpropanoato de bencilo (3,0 g, 8,4 mmol) y (S)-(2,2-25,3 mmol) en DMF (N,N-dimetilformamida) (17 ml). atmósfera de nitrógeno. Después, la mezcla se repartió acetato de etilo. Las capas de acetato de etilo combin filtraron y se concentraron. El producto bruto, un aceit anteriormente, se llevó directamente al paso siguient dioxolan-4-il)metil)-6-fluoro-5-nitro-1H-indol-2-il)-2-metil (M+1)+. Tiempo de retención 2,20 minutos. ((S)-2,2-dim il)metilo)-6-fluoro-5-nitro-1H-indol-2-il)-2-metilpropanoat de retención 2,01 minutos.
Paso 2: (R)-2-(1-((2,2-dimetil-1,3-dioxolan-4-il)metil)-
La mezcla de la reacción bruta obtenida en e enfrió en un baño de agua helada. Se añadió gota a go se hubo completado la adición, la mezcla se agitó dur agua (1 ml), una solución de NaOH al 15% (1 ml) y lueg lavaron con THF y acetato de etilo. El filtrado se concen de acetato de etilo-hexanos) para obtener (R)-2-(1-((2, 2-metilpropan-1-ol como un aceite marrón (2,68 g, 87 (M+1)+. Tiempo de retención 1,68 minutos. 1H NMR (4 Hz, 1H), 6.57 (s, 1H), 4.94 (t, J=5.4 Hz, 1H), 4.64-4.60 1H), 3.63-3.53 (m, 2H), 1.42 (s, 3H), 1.38-1.36 (m, 6H)
Paso 3: (R)-2-(5-amino-1-((2,2-dimetil-1,3-dioxolan-4-
Se disolvió (R)-2-(1-((2,2-dimetil-1,3-dioxolang, 6,82 mmol) en etanol (70 ml) y la reacción se lavó a en peso). La reacción se purgó de nuevo con nitrógen observó mediante LCMS solo una conversión parcial concentró. El residuo se volvió a someter a las condi conversión completa en el producto. La mezcla de la re producir el producto (1,82 g, 79%). ESI-MS m/z calc. minutos. 1H NMR (400 MHz, DMSO-d6) 87.17 (d, J=12 1H), 4.46 (s, 2H), 4.37-4.31 (m, 3H), 4.06 (dd, J=6.1, 8.
il)-6-fluoro-5-nitro-1H-indol-2-il)-2-metilpropanoato y 1,3-dioxolan-4-il)metil)-6-fluoro-5-nitro-1H-indol-2-
l) a una mezcla de 2-(6-fluoro-5-nitro-1H-indol-2-il)-2-il-1,3-dioxolan-4-il)metil4-metilbencenosulfonato (7,23 g, eacción se agitó a 80°C durante 46 horas bajo una acetato de etilo y agua. La capa acuosa se extrajo con se lavaron con salmuera, se secaron sobre MgSO4, se rón viscoso que contenía los dos productos mostrados purificación adicional. (R)-bencil 2-(1-((2,2-dimetil-1,3-oato, ESI-MS m/z calc. 470,2, encontrado 471,5 3-dioxolan-4-il)metil2-(1-(((R)-2,2-dimetil-1,3-dioxolan-4-I-MS m/z calc. 494.5, encontrado 495.7 (M+1)+. Tiempo
ro-5-nitro-1H-indol-2-il)-2-metilpropan-1-ol
(A) se disolvió en THF (tetrahidrofurano) (42 ml) y se lH4 (16,8 ml de solución 1 M, 16,8 mmol). Una vez que minutos adicionales La reacción se inactivó añadiendo a (3 ml). La mezcla se filtró sobre Celite y los sólidos se se purificó mediante cromatografía en columna (30-60% etil-1,3-dioxolan-4-il)metil)-6-fluoro-5-nitro-1H-indol-2-il)-2 pasos). ESI-MS m/z calc. 366,4, encontrado 367,3 z, DMSO-d6) 88.34 (d, J=7.6 Hz, 1H), 7.65 (d, J=13.4 H), 4.52-4.42 (m, 2H), 4.16-4.14 (m, 1H), 3.76-3.74 (m, 19 (s, 3H) ppm. (DMSO es dimetilsulfóxido).
til)-6-fluoro-1H-indol-2-il)-2-metilpropan-1-ol
til)-6-fluoro-5-nitro-1H-indol-2-il)-2-metilpropan-1-ol (2,5 ntemente con N2. Luego se añadió Pd-C (250 mg, 5% spués se agitó en H2 (atm). Después de 2,5 horas, se roducto. La reacción se filtró a través de Celite y se anteriores. Después de 2 horas, la LCMS indicó una se filtró a través de Celite. El filtrado se concentró para , encontrado 337.5 (M+1)+. Tiempo de retención 0,86 1H), 6.76 (d, J=9.0 Hz, 1H), 6.03 (s, 1H), 4.79-4.76 (m, 1H), 3.70-3.67 (m, 1H), 3.55-3.52 (m, 2H), 1.41 (s, 3H),
1.32 (s, 6H) and 1.21 (s, 3H) ppm.
Paso 4: (R)-1-(2,2-difluorobenzo[d][1,3]dioxolhidroxi-2-metilpropan-2-il)-1H-indol-5-il)ciclopropan
Se añadió DMF (3 gotas) a una mezcla N)cidopropanocarboxíNco (1,87 g, 7,7 mmol) y cloruro una solución transparente. La solución se concentró concentró de nuevo. El paso de tolueno se repitió u minutos. Luego, se disolvió el cloruro de ácido en dic amino-1-((2,2-dimetil-1,3-dioxolan-4-il)metil)-6-fluoro-1H (2,24 ml, 16,1 mmol) en diclorometano (45 ml). La re reacción se lavó con una solución de HCl 1N, solución concentró para producir el producto (3 g, 100%). ESI retención 2,05 minutos. 1H NMR (400 MHz, DMSO-d6) 3H), 6.24 (s, 1H), 4.51-4.48 (m, 1H), 4.39-4.34 (m, 2H), (m, 2H), 1.48-1.45 (m, 2H), 1.39 (s, 3H), 1.34-1.33 (m, 6
Paso 5: (R)-1-(2,2-difluorobenzo[d][1,3]di metilpropan-2-il)-1H-indol-5-il)ciclopropanocarboxa
Se disolvió (R)-1-(2,2-difluorobenzo[d][1,3]diox hidroxi-2-metilpropan-2-il)-1H-indol-5-il)ciclopropanocar agua (5,2 ml) seguida de p-TsOH3.H2O (hidrato de á calentó a 80° C durante 45 minutos. La solución se solución de NaHCO3 saturado. La capa de acetato d purificó mediante cromatografía en columna (50-100% 47%, ee >98% por SFC). ESI-MS m/z calc. 520.5, enc NMR (400 MHz, DMSO-d6) 88.31 (s, 1H), 7.53 (s, 1H) J=5.2 Hz, 1H), 4.90 (t, J=5.5 Hz, 1H), 4.75 (t, J=5.8 Hz, 1H), 3.90 (s, 1H), 3.65-3.54 (m, 2H), 3.48-3.33 (m, 2H) (m, 2H) ppm.
Síntesis del compuesto III: N-(2,4-di-terc-butil-5-hidr
Parte A: Síntesis del ácido 4-oxo-1,4-dihidroquinolin-3-c -(1-((2,2-dimetil-1,3-dioxolan-4-il)metil)-6-fluoro-2-(1-oxamida
gitación de ácido 1-(2,2-difluorobenzo[d][1,3]dioxol-5-ilo (1,30 ml, 17,9 mmol). Después de 1 hora se formó cío y luego se añadió tolueno (3 ml) y la mezcla se más y el residuo se colocó a vacío alto durante 10 etano (10 ml) y se añadió a una mezcla de (R)-2-(5--2-il)-2-metilpropan-1-ol (1,8 g, 5,4 mmol) y trietilamina se agitó a temperatura ambiente durante 1 hora. La HCO3 saturado y salmuera, se secó sobre MgSO4 y se m/z calc. 560.6, encontrado 561.7 (M+1)+. Tiempo de (s, 1H), 7.53 (s, 1H), 7.42-7.40 (m, 2H), 7.34-7.30 (m, dd, J=6.0, 8.3 Hz, 1H), 3.69 (t, J=7.6 Hz, 1H), 3.58-3.51 18 (s, 3H) and 1.14-1.12 (m, 2H) ppm.
-M)-N-(1-(2,3-dihidroxipropM)-6-fluoro-2-(1-hidroxi-2-
)-N-(1-((2,2-dimetil-1,3-dioxolan-4-il)metil)-6-fluoro-2-(1-ida (3,0 g, 5,4 mmol) en metanol (52 ml). Se añadió -toluenosulfónico) (204 mg, 1,1 mmol). La reacción se ntró y luego se repartió entre acetato de etilo y una se secó sobre MgSO4 y se concentró. El residuo se tato de etilo-hexanos) para producir el producto. (1,3 g, o 521.7 (M+1)+. Tiempo de retención 1,69 minutos. 1H -7.38 (m, 2H), 7.33-7.30 (m, 2H), 6.22 (s, 1H), 5.01 (d, 4.40 (dd, J=2.6, 15.1 Hz, 1H), 4.10 (dd, J=8.7, 15.1 Hz, -1.45 (m, 2H), 1.35 (s, 3H), 1.32 (s, 3H) and 1.14-1.11
il)-4-oxo-1,4-dihidroquinolin-3-carboxamida
ílico

Paso 1: Éster dietílico del ácido 2-fenilaminometilen Se calentó una mezcla de anilina (25,6 g, 0,2 moles) a 140-150° C durante 2 h. La mezcla se enfrió producir éster dietílico del ácido 2-fenilaminometilen-m purificación adicional. H NMR (DMSO-d6) 811.00 (d, 1 3H), 4.17-4.33 (m, 4H), 1.18-1.40 (m, 6H).
Paso 2: Éster etílico del ácido 4-hidroxiquinolin-3-ca Se cargó un matraz de tres bocas de 1 l equip fenilaminometilen-malónico (26,3 g, 0,100 mol), ácido p calentó a 70° C y se agitó durante 4 h. La mezcla se en solución de Na2CO3 acuosa, se filtró, se lavó con agua 3-carboxílico como un sólido marrón pálido (15,2 g, purificación adicional.
Paso 3: ácido 4-oxo-1,4-dihidroquinolin-3-carboxílic nico
les) y 2-(etoximetilen)malonato de dietilo (62,4 g, 0,288 peratura ambiente y se secó a presión reducida para o como un sólido, que se usó en el paso siguiente sin 54 (d, J=13.6 Hz, 1H), 7.36-7.39 (m, 2H), 7.13-7.17 (m,
lico
on un agitador mecánico con éster dietílico del ácido 2-órico (270 g) y cloruro de fosforilo (750 g). La mezcla se temperatura ambiente y se filtró. El residuo se trató con ecó. Se obtuvo éster etílico del ácido 4-hidroxiquinolina-. El producto bruto se usó en el paso siguiente sin
Se suspendió éster etílico del ácido 4-hidroxi hidróxido de sodio (2N, 150 ml) y se agitó durante 2 ha se acidificó a pH 4 con HCl 2N. El precipitado resultante vacío para dar ácido 4-oxo-1,4-dihidroquinolin-3-carboxíli 1H NMR (DMSO-da) 815.34 (s, 1H), 13.42 (s, 1H), 8.89 Hz, 1H), 7.60 (m, 1H).
Parte B: Síntesis de N-(2,4-di-terc-butil-5-hidroxifenil) lin-3-carboxílico (15 g, 69 mmol) en una solución de o. Después de enfriarse, la mezcla se filtró y el filtrado cogió mediante filtración, se lavó con agua y se secó al forma de un sólido blanco pálido (10,5 g, 92%).
), 8.28 (d, J=8.0 Hz, 1H), 7.88 (m, 1H), 7.81 (d, J=8.4
xo-1,4-dihidroquinolin-3-carboxamida

Paso 1: éster metílico del éster 2,4-di-terc-butil-feníli
Se añadió gota a gota cloroformiato de metilo (103,2 g, 500 mmol), Et3N (139 ml, 1000 mmol) y DMAP baño de agua helada a 0° C. La mezcla se dejó calen noche, luego se filtró a través de gel de sílice (aproxima como eluyente. Los filtrados combinados se concentra fenílico del ácido carbónico en forma de un aceite amari J=2.4 Hz, 1H), 7.29 (dd, J=8.5, 2.4 Hz, 1H), 7.06 (d, J=8.
Paso 2: éster metílico del éster 2,4-di-terc-butil-5-nit 2.4- di-terc-butil-6-nitro-fenílico del ácido carbónico
A una mezcla en agitación de éster metílico d mmol) en ácido sulfúrico concentrado (2 ml), enfriado en de ácido sulfúrico (2 ml) y ácido nítrico (2 ml). La adición reacción no excediera de 50° C. Se dejó agitar la re ambiente. Después, la mezcla de la reacción se añadió se secó (MgSO4), se concentró y se purificó por cromato producir una mezcla de éster metílico de éster 2,4-di-ter éster 2,4-di-terc-butil-6-nitro-fenílico del ácido carbóni directamente en el paso siguiente.
Paso 3: 2,4-di-terc-butil-5-nitrofenol y 2,4-di-terc-butil
La mezcla de éster metílico del éster 2,4-di-terc éster 2,4-di-terc-butil-6-nitro-fenílico del ácido carbónico añadir KOH (2,0 g, 36 mmol). La mezcla se agitó a t reacción se acidificó (pH 2-3) añadiendo HCl concentrad secó (MgSO4), se concentró y se purificó por cromatog proporcionar 2,4-di-terc-butil-5-nitrofenol (1,31 g, 29% e nitro-fenol: 1H NMR (400 MHz, DMSO-d6) 810.14 (s, 1 2.4- Di-tert-butyl-6-nitro-phenol: 1H NMR (400 MHz, CD 1H), 1.47 (s, 9H), 1.34 (s, 9H).
Paso 4: 5-Amino-2,4-di-terc-butil-fenol
l ácido carbónico
l, 750 mmol) a una solución de 2,4-di-terc-butil -fenol g, 25 mmol) en diclorometano (400 ml) enfriado en un temperatura ambiente mientras se agitaba durante la nte 1 l) usando acetato de etilo al 10% - hexanos (~4 l) ara producir éster metílico del éster 2,4-di-terc-butil-32 g, cuant.). 1H NMR (400 MHz, DMSO-d6) 87.35 (d, 1H), 3.85 (s, 3H), 1.30 (s, 9H), 1.29 (s, 9H).
ílico del ácido carbónico y éster metílico del éster
di-terc-butil-fenil éster de ácido carbónico (4,76 g, 180 año de agua helada, se le añadió una mezcla enfriada ealizó lentamente de tal manera que la temperatura de n durante 2 h mientras se calentaba a temperatura a helada y se extrajo en éter dietílico. La capa de éter en columna (0-10% de acetato de etilo-hexanos) para l-5-nitro-fenílico de ácido carbónico y éster metílico del mo un sólido amarillo pálido (4,28 g), que se usó
rofenol
-5-nitro-fenílico del ácido carbónico y éster metílico del g, 14,0 mmol) se disolvió en MeOH (65 ml) antes de ratura ambiente durante 2 h. Luego, la mezcla de la repartió entre agua y éter dietílico. La capa de éter se en columna (0-5% de acetato de etilo-hexanos) para asos) y 2,4-di-terc-butil-6-nitrofenol. 2,4-di-terc-butil-5-), 7.34 (s, 1H), 6.83 (s, 1H), 1.36 (s, 9H), 1.30 (s, 9H).
11.48 (s, 1H), 7.98 (d, J=2.5 Hz, 1H), 7.66 (d, J=2.4 Hz,
A una solución a reflujo de 2,4-di-terc-butil-5-nit etanol (75 ml) se le añadió Pd-5% en peso sobre car reflujo durante 2 h, se enfrió a temperatura ambiente y filtrados combinados se concentraron para producir cuant.). 1H NMR (400 MHz, DIVISOR) 8 8.64 (s, 1H, 18H); HPLC tiempo de ret. 2.72 min, 10-99% CH3CN, 5
Paso 5: N-(5-hidroxi-2,4-di-terc-butil-fenil)-4-oxo-1Hol (1,86 g, 7,40 mmol) y formiato de amonio (1,86 g) en ctivado (900 mg). La mezcla de la reacción se agitó a ó a través de Celite. El Celite se lavó con metanol y los no-2,4-di-terc-butil-fenol como un sólido gris (1,66 g, 6.84 (s, 1H), 6.08 (s, 1H), 4.39 (s, 2H, NH2), 1.27 (m, e ejecución; ESI-MS 222.4 m/z [M+H]+.
lin-3-carboxamida

A una suspensión de ácido 4-oxo-1,4-dihidroq mmol) en DMF ( 2 8 0 ml) se le añadió Et3N (63,0 ml, homogénea y se dejó agitar durante 10 min antes de pequeñas porciones. Se dejó agitar la mezcla durant heterogénea durante el transcurso de la reacción. Desp 190, 1,71 min), el solvente se eliminó al vacío. Se a producir una lechada. La mezcla se agitó en un rotavap sistema al vacío. La mezcla se filtró y el sólido captura que era el cristalizado de EtOH. Se añadió Et2O (éter d una lechada. La mezcla se agitó en un rotavapor (temp al vacío. La mezcla se filtró y el sólido se capturó. Est obtenido después de la quinta precipitación se puso al terc-butil-fenil)-4-oxo-1H-quinolin-3-carboxamida (38 g, 5 min run; 1H NMR (400 MHz, DMSO-d6) 8 12.88 (s, 1 1.0 Hz, 1H), 7.83-7.79 (m, 1H), 7.76 (d, J=7.7 Hz, 1H), 1.37 (s, 9H); ESI-MS m/z calc. 392.21; encontrado 393.
Síntesis del compuesto IV: ácido 3-(6-(1-(2,2-diflu metilpiridin-2-il)benzoico
El compuesto IV puede prepararse acoplando de acuerdo con los esquemas IV-A a IV-D.
Esquema IV-A. Síntesis de la fracción de cloruro de -3-carboxílico (35,5 g, 188 mmol) y HBTU (85,7 g, 226 mmol) a temperatura ambiente. La mezcla se volvió ir 5-amino-2,4-di-terc-butil-fenol (50,0 g, 226 mmol) en noche a temperatura ambiente. La mezcla se volvió e que se consumió todo el ácido (análisis LC-MS, MH+ EtOH (alcohol etílico) al material sólido naranja para peratura del baño 65° C) durante 15 min sin colocar el lavó con hexanos para proporcionar un sólido blanco o) al sólido obtenido anteriormente hasta que se formó a del baño 25° C) durante 15 min sin colocar el sistema edimiento se realizó un total de cinco veces. El sólido durante la noche para proporcionar N-(5-hidroxi-2,4-di-. HPLC tiempo de ret. Hp LC 3,45 min, 10-99% CH3CN, .83 (s, 1H), 9.20 (s, 1H), 8.87 (s, 1H), 8.33 (dd, J=8.2, -7.50 (m, 1H), 7.17 (s, 1H), 7.10 (s, 1H), 1.38 (s, 9H), ]+.
enzo[d][1,3]dioxol-5-M)ciclopropanocarboxamido)-3-
racción de cloruro de ácido con una fracción de amina
.
il)ciclopropanocarbonilo, que se usa en el esquema IV-C
El material de partida, ácido 2,2-difluorobenzo[ de Saltigo (una filial de Lanxess Corporation). La red difluorobenzo[d][1,3]dioxol-5-carboxílico al alcohol pri
usando cloruro de tionilo (SOCh), proporciona 5-(cloro convierte en 2-(2,2-difluorobenzo[d][1,3]dioxol-5-il)aceto difluorobenzo[d][1,3]dioxol-5-il)acetonitrilo con base difluorobenzo[d][1,3]dioxol-5-il)ciclopropanocarbonitrilo. L il)ciclopropanocarbonitrilo se convierte en un ácido car difluorobenzo[d][1,3]dioxol-5-il)ciclopropanocarboxílico, q cloruro de tionilo.
Esquema IV-B. Síntesis alternativa de la fracción de c

ra elaborar el enlace amida de ompuesto IV.
1,3]dioxol-5-carboxílico, está disponible comercialmente ión de la fracción de ácido carboxílico en ácido 2,2-o, seguido de conversión al correspondiente cloruro il)-2,2-difluorobenzo[d][1,3]dioxol, que posteriormente se ilo usando cianuro de sodio. El tratamiento de 2-(2,2-y 1-bromo-2- cloroetano proporciona 1-(2,2-racción de nitrilo en 1-(2,2-difluorobenzo[d][1,3]dioxol-5-ílico usando una base para proporcionar ácido 1-(2,2-se convierte en el cloruro de ácido deseado usando
uro de ácido.

El esquema IV-B representa una síntesis al bromometil-2,2-difluoro-1,3-benzodioxol con cianoacetat formar el éster alfa cianoetílico correspondiente. La sap cianoetilo Compuesto IV. La alquilación del compuesto d base da el compuesto de cianociclopropilo. El tratamient de carboxilato, que se convierte en ácido carboxílico carboxílico en cloruro de ácido se realiza luego usando u
Esquema IV-C. Síntesis de la fracción amina.
nativa del cloruro de ácido requerido. Se acopla 5-e etilo en presencia de un catalizador de paladio para ficación de la fracción de éster al ácido carboxílico da el ianoetilo con 1-bromo-2-cloro etano en presencia de una el compuesto de cianociclopropilo con una base da la sal diante tratamiento con ácido. La conversión del ácido gente clorante como cloruro de tionilo o similar.

El esquema IV-C representa la preparació requerido, que se acopla con cloruro de 1-(2,2-difluoro IV-C para dar el Compuesto IV. El acoplamiento cataliz butoxicarbonil)fenilborónico da 3-(3-metilpiridin-2-il)ben compuesto deseado.
Esquema IV-D. Formación de una sal de áci M)ciclopropanocarboxamido)-3-metMpiridm-2-M)benz del 3-(6-amino-3-metilpiridin-2-il)benzoato de terc-butilo zo[d][1,3]dioxol-5-il)ciclopropanocarbonilo en el Esquema por paladio de 2-bromo-3-metilpiridina con ácido 3-(tercto de terc-butilo, que posteriormente se convierte en el
del ácido 3-(6-(1-(2,2-difluorobenzo[d][1,3]dioxol-5-o.
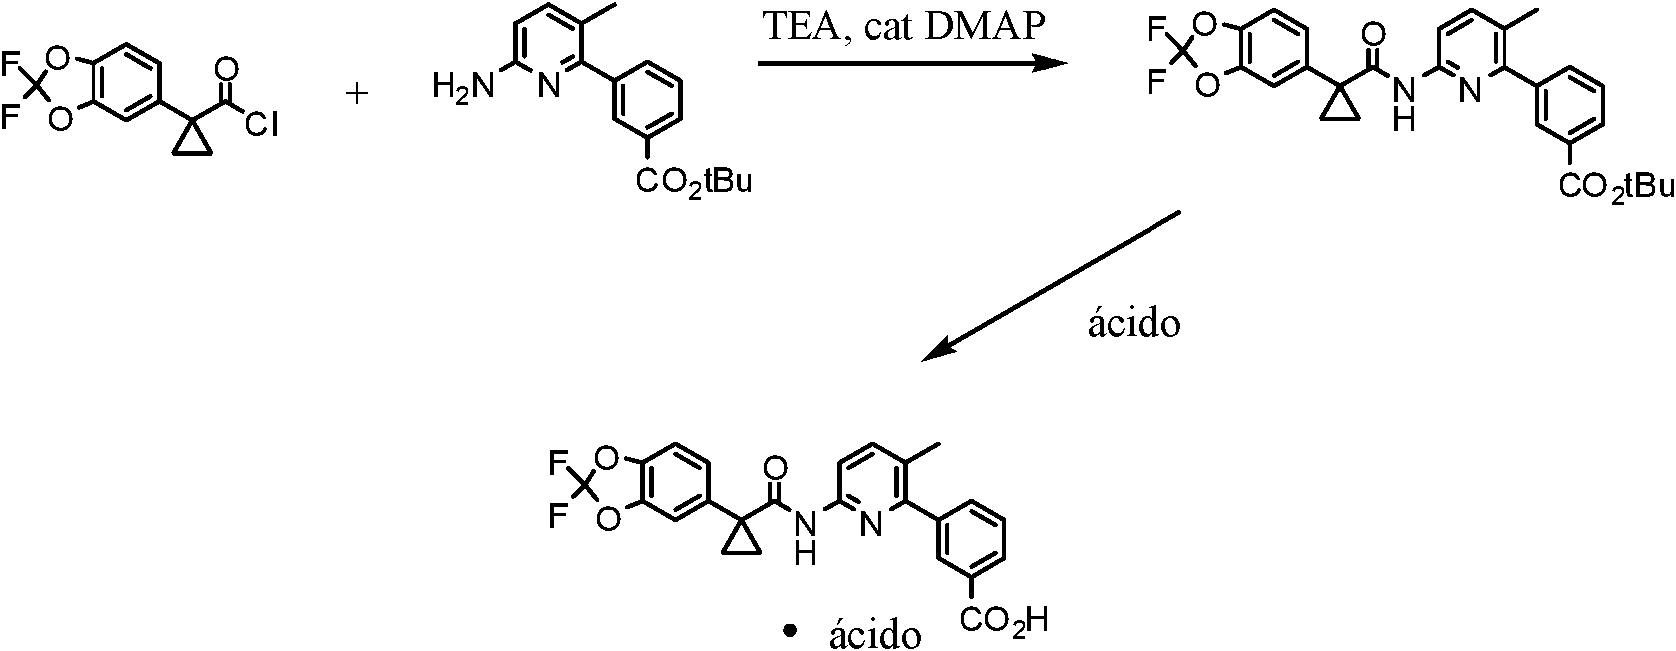
El esquema IV-D representa el acoplamient il)ciclopropanocarbonilo con 3-(6-amino-3-metilpiridin dimetilaminopiridina para proporcionar inicialmente el és Síntesis de compuestos
Síntesis del compuesto 1
Parte A: Síntesis de clorhidrato de (4S)-2,2,4-trimetil de cloruro de 1-(2,2-difluorobenzo[d][1,3]dioxol-5-il)benzoato de terc-butilo usando trietilamina y 4-de terc-butilo del Compuesto IV.
rolidina

Paso 1: metil-2,4-dimetil-4-nitro-pentanoato

Se anadió tetrahidrofurano (THF, 4,5 l) a un ambiente. Se cargaron en el reactor 2-nitropropano (1, (1,282 kg, 8,42 mol), y la temperatura de la camisa se a cerca de 50°C, se anadió lentamente metacrilato d temperatura de reacción se mantuvo en o cerca de 50° vacío, luego se transfirió de nuevo al reactor y se dilu (7,5 L) y esta mezcla se agitó durante 5 minutos y lueg una fase acuosa amarilla inferior y una fase orgánica v la capa orgánica con HCl 2M (3 l). Después de la separ MTBE (3 l) durante 5 minutos. Se eliminó la capa acuos se agitaron con agua (3 l) durante 5 minutos. Despué ctor de vidrio de 20 l y se agitó bajo N2 a temperatura g, 16,83 mol) y 1,8-diazabiciclo[5.4.0]undec-7-eno (DBU) entó a 50° C. Una vez que el contenido del reactor estuvo etilo (1,854 kg, 18,52 mol) durante 100 minutos. La urante 21 horas. La mezcla de la reacción se concentró al con metil terc-butil éter (MTBE) (14 l). Se anadió HCl 2M e dejó reposar. Fueron visibles dos capas transparentes: e superior. Se eliminó la capa acuosa y se agitó de nuevo n, los lavados con HCl se recombinaron y se agitaron con todas las capas orgánicas se combinaron en el reactor y e la separación, las capas orgánicas se concentraron al
vacío para proporcionar un aceite verde turbio. El prod 2,4-dimetil-4-nitro-pentanoato como un aceite verde clar 1H NMR (400 MHz, Cloroformo-d) 8 3.68 (s, 3H), 2.56 1.19 (d, J=6 . 8 Hz, 3H).
Paso 2: Síntesis de (2S)-2,4-dimetil-4-nitro-pentanoa bruto se trató con MgSO4 y se filtró para producir metil-16 kg, rendimiento del 99%).
(m, 2H), 2.11-2.00 (m, 1H), 1.57 (s, 3H), 1.55 (s, 3H),
metilo

Se cargó un reactor con agua purificada (20 198,4 moles; 13 g/l para carga de agua). El pH del con de carbonato potásico al 20% (p/v). El reactor se car 1104,6 moles) y Palatasa 20000L lipasa (13 l, 15,8 kg;
La mezcla de la reacción se ajustó a 32±2° usando un pH stat con la adición automática de una sol partida racémico se convirtió en >98% de ee del calentamiento externo. Luego, se cargó el reactor con veces, 400-1000 l). Los extractos orgánicos combinado vol), agua (523 l; 2,5 vol) y NaCl acuoso al 10% (314 l, (2S)-2,4-dimetil-4-nitro-pentanoato de metilo como un a
Paso 3: Síntesis de (3S)-3,5,5-trimetilpirrolidin-2-ona 10 vol) y luego fosfato de potasio monobásico (27 kg, o del reactor se ajustó a pH 6,5 (±0,2) con una solución n metil-2,4-dimetil-4-nitropentanoato racémico (209 kg; ol).
se agitó durante 15-21 horas, y se mantuvo el pH 6,5 de carbonato de potasio al 20%. Cuando el material de tiómero S, determinado por GC quiral, se apagó el (35 l; 5 vol) y se extrajo la capa acuosa con MTBE (3 lavaron con Na2CO3 acuoso (4 veces, 522 l, 18% p/p 2,5 l). La capa orgánica se concentró al vacío para producir amarillo móvil (>98% ee, 94,4 kg; 45% de rendimiento).

Se purgó un reactor de 20 l con N2. El reci enjuagado con agua DI (grado 2800, 250 g), (2S) -2,4-(13,9 l, 8 vol). La reacción se agitó a 900 rpm y el reac Luego, la mezcla de la reacción se calentó a 60° C dur eliminar el níquel Raney y la torta sólida se lavó con combinó con un segundo lote de igual tamaño y se co (~1,5 volúmenes). Se añadió heptano (2,5 l) y la sus repitió 3 veces; la suspensión resultante se enfrió a 0 producto se secó al vacío durante 2 0 minutos, luego s vacío a 40° C durante la noche para producir (3S)-3 (2,042 kg, 16,1 mol, 87%). 1H NMR (400 MHz, Clorofor (dd, J=12.4, 8 . 6 Hz, 1H), 1.56 (dd, J=12.5, 9.9 Hz, 1H),
Paso 4: Síntesis de clorhidrato de (4S)-2,2,4-trimetil e se cargó secuencialmente con Ni Raney® húmedo, il-4-nitro-pentanoato de metilo (1741 g, 9,2 mol) y etanol lavó abundantemente con H2 y se mantuvo a ~2,5 bar.
5 horas. La mezcla de la reacción se enfrió y filtró para ol (3,5 l, 2 vol). La solución etanólica del producto se ró al vacío para reducir a un volumen mínimo de etanol ón se concentró de nuevo a ~1,5 volúmenes. Esto se , se filtró con succión y se lavó con heptano (2,5 l). El nsfirió a bandejas de secado y se secó en un horno de trimetilpirrolidin-2-ona como un sólido cristalino blanco ) 8 6.39 (s, 1H), 2.62 (ddq, J=9.9, 8.6 , 7.1 Hz, 1H), 2.17 (s, 3H), 1.25 (s, 3H), 1.20 (d, J=7.1 Hz, 3H).
idina

Se cargó un reactor de 120 l revestido de vidri THF seco (60 l) y se calentó a 30° C. La suspensión re 54 mol) en THF (25 l) durante 2 horas mientras se ma completar la adición, la temperatura de reacción se au gránulos de hidruro de litio y aluminio (2,5 kg, 66 mol) y te se cargó con (S)-3,5,5-trimetilpirrolidin-2-ona (7,0 kg, la temperatura de reacción de 30 a 40°C. Después de ó a 60-63°C y se mantuvo durante la noche. La mezcla
de la reacción se enfrió a 22° C, luego se inactivó cuid 10 moles), seguido de una mezcla de THF (3,4 l) y agu hidróxido de sodio acuoso al 50% (750 g, 2 equiv. de aluminio), seguido de 7,5 l de agua. Una vez completad ambiente y el sólido se eliminó por filtración y se lavó trataron con 5,0 l (58 moles) de HCl acuoso al 37% (1,0 30°C. La solución resultante se concentró mediante de l) y la solución se concentró hasta casi la sequedad m producto se suspendió calentando a aproximadamente El producto se recogió por filtración y se enjuagó con torr/purga de N2) para proporcionar (4S)-2,2,4-trimetil rendimiento del 75%). 1H NMR (400 MHz, DMSO-d6 ) J=11.4, 8 . 6 Hz, 1H), 2.50-2.39 (m, 1H), 1.97 (dd, J=12.
1.31 (s, 3H), 1.05 (d, J=6 . 6 Hz, 3H).
Parte B: Preparación de W-(1,3-d¡met¡lp¡razol-4-¡l)s 2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxa amente con la adición de acetato de etilo (EtOAc) (1,0 l, 5 kg, 2,0 eq). y luego una mezcla de agua (1,75 kg) con a con 1,4 equiv. de hidróxido de sodio con respecto al adición, la mezcla de la reacción se enfrió a temperatura HF (3 x 25 l). El filtrado y los lavados se combinaron y uiv.) Mientras se mantenía la temperatura por debajo de ón a vacío hasta una lechada. Se añadió isopropanol ( 8 te destilación al vacío. Se añadió isopropanol (4 l) y el . Se añadió MTBE ( 6 l) y la lechada se enfrió a 2-5° C. de MTBE y se secó en un horno de vacío (55° C/300 lidinâ HCl como un sólido cristalino blanco (6,21 kg, 34 (br d, 2H), 3.33 (dd, J=11.4, 8.4 Hz, 1H), 2.75 (dd, 7 Hz, 1H), 1.42 (s, 3H), 1.38 (dd, J=12.8, 10.1 Hz, 1H),
l-6-[3-(3,3,3-tr¡fluoro-2,2-d¡met¡l-propox¡)p¡razoM-¡l]-(Compuesto 1)
Preparación de materiales de partida: 3,3,3-trifluoro-2,2-dimetil-propan-1-ol

Se equipó un matraz de fondo redondo de enfriamiento, un embudo de adición y una sonda de t hidruro de litio y aluminio (LAH) (6,3 g, 0,1665 mol) baj con tetrahidrofurano (200 ml) en una atmósfera de ni durante 0,5 horas para permitir que los gránulos se di triturado en agua y la temperatura de reacción se reduj ácido 3,3,3-trifluoro-2,2-dimetilpropanoico (20 g, 0,1281 solución transparente de color amarillo pálido durante 1 se dejó calentar lentamente a temperatura ambiente y enfrió a 0° C con agua helada triturada en el baño de e y gota a gota de agua (6,3 ml), seguida de una solu finalmente con agua (18,9 ml). La temperatura de reacc suspensión se agitó a ~5° C durante 30 minutos y lueg de filtrado se lavó con tetrahidrofurano (2 x 100 ml). El fi El filtrado se concentró a presión reducida para proporci mezcla del producto 3,3,3-trifluoro-2,2-dimetil-propan-1 peso de THF según se determina mediante 1H-NMR). atmosférica usando una columna Vigreux de 30 cm pa peso de THF y 40% en peso de producto (~3,5 g). La 79%). 1H NMR (400 MHz, DMSO-d6 ) 8 4.99 (t, J=5.7 H
3-oxo-2,3-dihidro-1H-pirazol-1-carboxilato de terc-bu cas de 1 l con un agitador mecánico, un baño de ratura J-Kem. El recipiente se cargó con gránulos de atmósfera de nitrógeno. Luego, el recipiente se cargó no. Se dejó agitar la mezcla a temperatura ambiente ran. El baño de enfriamiento se cargó luego con hielo C. El embudo de adición se cargó con una solución de en tetrahidrofurano (60 ml) y se añadió gota a gota la Una vez que se hubo completado la adición, la mezcla ontinuó agitando durante 24 horas. La suspensión se iento y luego se inactivó mediante la adición muy lenta de hidróxido de sodio (15% en peso; 6,3 ml) y luego e la suspensión blanca resultante se registró a 5° C. La iltró a través de una capa de 20 mm de Celite. La torta se secó sobre sulfato de sodio (150 g) y luego se filtró. un aceite incoloro transparente (15 g) que contenía una THF (73% en peso de producto ~10,95 g y 27% en stilado de la evaporación rotatoria se destiló a presión oporcionar 8,75 g de un residuo que contenía 60% en ad total estimada de producto es 14,45 g (rendimiento , 3.38 (dd, J=5.8, 0.9 Hz, 2H), 1.04 (d, J=0.9 Hz, 6 H).

Se puso en marcha un reactor controlado por rpm, condensador de reflujo (10°C) y purga con nitró enoato de metilo (2,643 kg, 22,76 mol) y se tapó el reac C y el sistema se fijó para mantener la temperatura hidrazina (1300 g de 55% p/p, 22,31 mol) mediante un 60° C durante 1 h. La mezcla de la reacción se enfrió a en porciones (exotérmica), manteniendo la temperatura anhídrido de Boc (dicarbonato de di-terc-butilo) (4,967 temperatura <45° C. La mezcla de la reacción se agitó parcialmente para eliminar el MeOH, dando como resu resultante se transfirió al reactor de 50 l, se agitó y se provocaron la precipitación de una pequeña cantidad d y la interfaz y la capa de heptano se filtraron para separ al reactor y el sólido recogido se colocó de nuevo en embudo de goteo al reactor y se cargó con ácido acét gota a gota de ácido. La camisa se ajustó a 0° C para (pH = 5), la mezcla de la reacción se agitó durante 1 h. se lavó una segunda vez con agua (3,575 l) y se secó bulbo de rotavapor de 20 l y se añadió heptano (7,150 l) se separó por destilación a 1-2 volúmenes de solvente. los sólidos se lavaron con heptano (3,575 l) y se secaro para dar 5-oxo-1H-pirazol-2-carboxilato de terc-butilo (2 MHz, DMSO-d6 ) 8 10.95 (s, 1H), 7.98 (d, J=2.9 Hz, 1H),
Paso A: 3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazols de 50 l y se ajustó la camisa a 20°C, agitando a 150 Se añadieron MeOH (2,860 l) y (E)-3-metoxiprop-2-a reacción se calentó a una temperatura interna de 40° camisa a 40° C. Se añadió en porciones hidrato de do de adición durante 30 min. La reacción se calentó a y se añadió trietilamina (2,483 kg, 3,420 l, 24,54 mol) acción <30°C. Se añadió en porciones una solución de ,228 L, 22,76 mol) en MeOH (2,860 l) manteniendo la C durante 16 h. La solución de reacción se concentró un aceite de color ámbar claro transparente. El aceite adió agua (7,150 l) y heptano (7,150 l). Las adiciones ducto. La capa acuosa se drenó en un recipiente limpio ólido (producto). La capa acuosa se transfirió de nuevo actor y se mezcló con la capa acuosa. Se añadió un ,474 kg, 1,396 l, 24,54 mol), luego se inició la adición ber la exotermia de inactivación. Después de la adición ido se recogió por filtración y se lavó con agua (7,150 l), ólido cristalino se extrajo del filtro y se introdujo en un ezcla se suspendió a 45°C durante 30 minutos y luego echada en el matraz de evaporación rotatoria se filtró y sólido se secó adicionalmente al vacío (50°C, 15 mbar) , 71%) como un sólido cristalino grueso. 1H NMR (400 (d, J=2.9 Hz, 1H), 1.54 (s, 9H).
boxilato de terc-butilo

Se trató una mezcla de 3,3,3-trifluoro-2,2-di carboxilato de terc-butilo (12,96 g, 70,36 mmol) en tolu de N-isopropoxicarboniliminocarbamato de isopropilo ( 16 horas. La solución amarilla se concentró a presió trifenilfosfina precipitado se eliminó por filtración y se l evaporó y el residuo se purificó mediante cromatografía hexano (0-40%) para dar 3-(3,3,3-trifluoro-2,2-dimetil-pr un sólido blanquecino. ESI-Ms m/z calc. 308.13477, e 1H NMR (400 MHz, DMSO-d6 ) 8 8.10 (d, J=3.0 Hz, 1 6 H).
Paso B: 3-(3,3,3-trifluoro-2,2-dimetil-propoxi)-1H-pir -propan-1-ol (10 g, 70,36 mmol) y 3-hidroxipirazol-1-130 ml) con trifenilfosfina (20,30 g, 77,40 mmol) seguido ml, 77,40 mmol) y la mezcla se agitó a 110°C durante ducida, se diluyó con heptano (100 ml) y el óxido de on heptano/tolueno 4:1 (100 ml). El filtrado amarillo se el de sílice con un gradiente lineal de acetato de etilo en i)pirazol-1-carboxilato de terc-butilo (12,3 g, 57%) como trado 309.0 (M+1 )+; Tiempo de retención: 1,84 minutos.
5 (d, J=3.0 Hz, 1H), 4.18 (s, 2H), 1.55 (s, 9H), 1.21 (s,

Se trató 3-(3,3,3-trifluoro-2,2-dimetil-propoxi) cloruro de hidrógeno 4M en dioxano (54,75 ml, 219,0 de la reacción se evaporó hasta la sequedad y el resid éter (100 ml), se lavó con salmuera (50 ml) y se e combinadas se secaron, filtraron y evaporaron para da como un sólido ceroso blanquecino. ESI-MS m/z calc.
1,22 minutos. 1H NMR (400 MHz, DMSO-d6 ) 8 11.91 ( 2H), 1.19 (s, 6 H).
Paso C: 2,6-dicloropiridin-3-carboxilato de terc-butil ol-1-carboxilato de terc-butilo (13,5 g, 43,79 mmol) con y la mezcla se agitó a 45° C durante 1 hora. La mezcla extrajo con NaOH acuoso 1M (100 ml) y metil terc-butil con metil terc-butil éter (50 ml). Las fases orgánicas ,3,3-trifluoro-2,2-dimetil-propoxi)-1H-pirazol (9,0 g, 96%) 08235, encontrado 209,0 (M+1)+; Tiempo de retención: ), 7.52 (d, J=2.2 Hz, 1H), 5.69 (t, J=2.3 Hz, 1H), 4.06 (s,

Se trató una solución de ácido 2,6-dicloro sucesivamente con dicarbonato de di-terc-butilo (17 g, se dejó agitar durante la noche a temperatura ambient agitó vigorosamente durante aproximadamente 10 min las capas orgánicas combinadas se lavaron con agua sodio y se concentraron a presión reducida para dar 12 de terc-butilo como un aceite incoloro. ESI-MS m/z calc 2,27 minutos. 1H NMR (300 MHz, CDCla) ppm 1.60 (s,
Paso D: 2-doro-6-[3-(3,3,3-trifluoro-2,2-dimetMpropo -3-carboxílico (10 g, 52,08 mmol) en THF (210 ml) mmol) y 4-(dimetilamino)piridina (3,2 g, 26,19 mmol) y este punto, se añadió HCl 1N (400 ml) y la mezcla se El producto se extrajo con acetato de etilo (2 x 300 ml) y ml) y salmuera (150 ml), se secaron sobre sulfato de (rendimiento del 96%) de 2,6-dicloropiridin-3-carboxilato .01668, encontrado 248.1 (M+1)+; Tiempo de retención: .30 (d, J=7.9 Hz, 1H), 8.05 (d, J=8.2 Hz, 1H).
azoM-M]piridm-3-carboxMato de terc-butilo

A una solución de 2,6-dicloropiridin-3-carboxil dimetil-propoxi)-1H-pirazol (9,0 g, 41,93 mmol) en DMF mmol) y 1,4-diazabiciclo[2.2.2]octano (706 mg, 6,29 m horas. La suspensión de crema se enfrió en un baño suspensión espesa se agitó a temperatura ambiente du 2-cloro-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-i sólido blanquecino. ESI-MS m/z calc. 419.12234, enco NMR (400 MHz, DMSO-d6 ) 58.44 (d, J=2.9 Hz, 1H), 8 Hz, 1H), 4.27 (s, 2H), 1.57 (s, 9H), 1.24 (s, 6 H).
Paso E: ácido 2-doro-6-[3-(3,3,3-trifluoro-2,2-dimetilterc-butilo (10,4 g, 41,9 mmol) y 3-(3,3,3-trifluoro-2,2-ml) se le añadieron carbonato de potasio (7,53 g, 54,5 la mezcla se agitó a temperatura ambiente durante 16 ua fría y se añadió lentamente agua fría (130 ml). La 1 hora, se filtró y se lavó con agua abundante para dar in-3-carboxilato de terc-butilo (17,6 g, 99%) como un o 420,0 (M+1)+; Tiempo de retención: 2,36 minutos. 1H , J=8.4 Hz, 1H), 7.76 (d, J=8.4 Hz, 1H), 6.26 (d, J=2.9
oxi)pirazol-1-il]piridin-3-carboxílico

Se suspendió 2-cloro-6-[3-(3,3,3-trifluoro-2,2-(17,6 g, 40,25 mmol) en isopropanol (85 ml), se trató c reflujo durante 3 horas (se disolvió casi por completo a diluyó con agua (51 ml) a reflujo y se dejó enfriar a te recogió por filtración, se lavó con isopropanol/agua 1 : 1 ( al vacío a 45-50° C con una purga de nitrógeno dura dimetil-propoxi)pirazol-1-il]piridin-3-carboxílico (13,7 g, 363.05975, encontrado 364.0 (M+1)+; Tiempo de retenci 1H), 8.44 (d, J=2.9 Hz, 1H), 8.39 (d, J=8.4 Hz, 1H), 7.7 (s, 6 H).
Paso F: 2-cloro-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[ carboxamida
il-propoxi)pirazol-1-il]piridin-3-carboxilato de terc-butilo ido clorhídrico (34 ml de 6 M, 201 mmol) y se calentó a jo y comenzó a precipitar de nuevo). La suspensión se tura ambiente con agitación durante 2,5 h. El sólido se l), agua abundante y se secó en una cámara de secado a noche para dar ácido 2-cloro-6-[3-(3,3,3-trifluoro-2,2-) como un sólido blanquecino. ESI-MS m/z calc. ,79 minutos. 1H NMR (400 MHz, DMSO-d6 ) 513.61 (s, =8.4 Hz, 1H), 6.25 (d, J=2.9 Hz, 1H), 4.28 (s, 2H), 1.24
,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-il]piridina-3-

Se combinaron ácido 2-cloro-6-[3-(3,3,3-trifl mg, 0,2667 mmol) y CDI (512 mg, 3,158 mmol) en T Mientras tanto, se combinó cloruro de 1,3-dimetilpirazol en un vial separado, formando instantáneamente un sól volátiles se eliminaron por evaporación y se añadió 1 Luego se añadió DBU (100 jl, 0,6687 mmol) y la mez de THF (1 ml) que posteriormente se evaporó. A contin carboxílico activado por CDI en THF al vial que conten reacción se agitó durante 4 horas a temperatura ambie de etilo y se lavó con 10 ml de solución de ácido cítrico ml) y los orgánicos combinados se lavaron con salmue dar el producto como un sólido blanco (137 mg, 99%) q MS m/z calc. 520.09076, encontrado 52.1 (M+1)+; Tiem
Paso G: W-(1,3-dimetNpirazol-4-M)sulfonM-6-[3-( trimetilpirrolidin-1-il]piridin-3-carboxamida
2,2-dimetil-propoxi)pirazol-1-il]piridin-3-carboxílico (100 82,0 |jl) y la mezcla se agitó a temperatura ambiente. fonilo (62 mg, 0,3185 mmol) con amoniaco (en metanol) anco. Después de agitar durante 20 min adicionales, los diclorometano al residuo sólido y también se evaporó. agitó a 60° C durante 5 minutos, seguido de la adición n, se añadió el contenido del vial que contenía el ácido sulfonamida y DBU recién formadas, y la mezcla de la a mezcla de la reacción se diluyó con 10 ml de acetato La capa acuosa se extrajo con acetato de etilo (2 x 10 secaron sobre sulfato de sodio y se concentraron para usó en el paso siguiente sin purificación adicional. ESI-retención: 0,68 minutos.
trifluoro-2,2-dimetN-propoxi)pirazoM-N]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,3-dimetilpiraz il]piridina-3-carboxamida (137 mg, 0 , 2 6 3 0 mmol), (4S) mmol) y carbonato de potasio (219 mg, 1,585 mmol) en horas. La reacción se enfrió a temperatura ambiente minutos, se dejó sedimentar el contenido del vial, se sólidos restantes con 20 ml de acetato de etilo y se lav la capa acuosa se extrajo dos veces adicionales con lavaron con salmuera, se secaron sobre sulfato de adicionalmente mediante cromatografía en gel de sílice 10%) para dar W-(1,3-dimetilpirazol-4-il)sulfonil-6-trimetilpirrolidin-1-il]piridin-3-carboxamida (72 mg, 41 encontrado 598.3 (M+1)+; Tiempo de retención: 2,1 mi 1H), 8.22 (d, J=2.8 Hz, 1H), 7.74 (d, J=8.2 Hz, 1H), 6.9 (s, 3H), 2.56 (d, J=10.4 Hz, 1H), 2.41 (t, J=8.7 Hz, 1H), sulfonil-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1--trimetilpirrolidina (sal de clorhidrato) (118 mg, 0,7884 O (685,0 jl) y la mezcla se calentó a 130° C durante 16 añadió 1 ml de agua. Después de agitar durante 15 la porción líquida con una pipeta y se disolvieron los on ácido cítrico 1 M (15 ml). Las capas se separaron y de acetato de etilo. Los orgánicos se combinaron, se y se concentraron. El sólido resultante se purificó ndo con un gradiente de metanol en diclorometano (0 -3,3-trifluoro-2,2-dimetilpropoxi)pirazol-1-il]-2-[(4S)-2,2,4-mo un sólido blanco. ESI-MS m/z calc. 597.2345, . 1H NMR (400 MHz, DMSO) 8 12.36 (s, 1H), 8.37 (s, =8.2 Hz, 1H), 6.17 (d, J=2.8 Hz, 1H), 4.23 (s, 2H), 3.81 (s, 3H), 2.18 (dd, J=12.4, 6.1 Hz, 1H), 1.87 (dd, J=11.7,
5.5 Hz, 1H), 1.55 (d, J=11.2 Hz, 6 H), 1.42 (t, J=12.0 Hz, Pasos alternativos F y G:
Paso alternativo F: 2-doro-W-((1,3-dimetiMH-piraz pirazol-1-il)nicotinamida
1.23 (s, 6 H), 0.81 (d, J=6.2 Hz, 3H).
)sulfonM)-6-(3-(3,3,3-trifluoro-2,2-dimetNpropoxi)-1H-
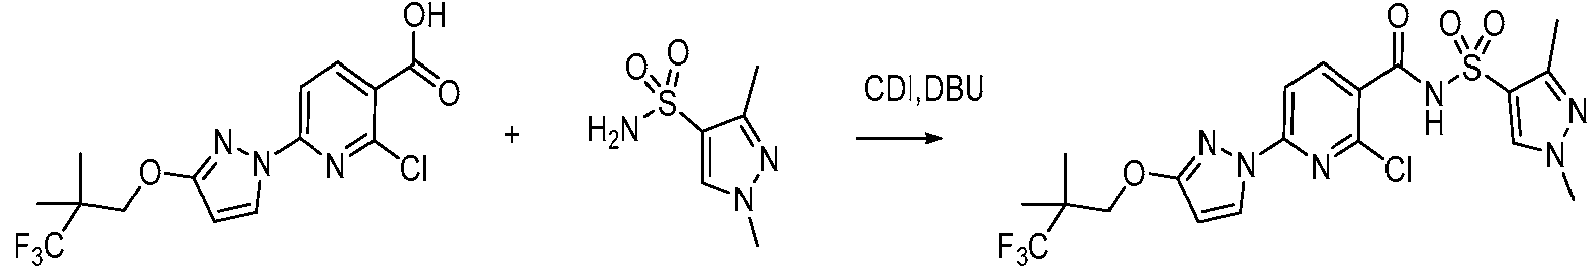
A una suspensión de ácido 2-cloro-6-[3-(3, (20,0 g, 53,89 mmol) en THF (78,40 ml) se le añadió mmol) en porciones y la solución resultante se agitó a t a 21° C). Después de 1 h, se añadió 1,3-dimetilpira mmol), seguido de DBU (aproximadamente 9,845 g, 9, (exotermia de 19 a 35°C). La mezcla de la reacción se reacción se diluyó con acetato de etilo (118 ml) y lueg Las fases se separaron y la fase acuosa se extrajo con se lavaron con agua (39,2 ml), luego con salmuera (40 espuma resultante se cristalizó a partir de una mezcla ((1,3-dimetil-1H-pirazol-4-il)sulfonil)-6-(3-(3,3,3-trifluorocomo un sólido blanco. ESI-MS m/z calc. 520.0, encontr
Paso alternativo G: N-(1,3-dimetMpirazol-4-M)sul [(4S)-2,2,4-trimetilpirrolidin-1 -il]piridin-3-carboxamid fluoro-2,2-dimetilpropoxi)pirazol-1-il]piridin-3-carboxílico nildiimidazol sólido (aproximadamente 10,49 g, 64,67 atura ambiente (se observó una ligera exotermia de 18 sulfonamida sólida (aproximadamente 11,33 g, 64,67 l, 64,67 mmol) en dos porciones iguales durante 1 min a temperatura ambiente durante 16 h. La mezcla de la HCl (aproximadamente 107,8 ml de 2 M, 215,6 mmol). to de etilo (78 ml). Los extractos orgánicos combinados e secaron sobre sulfato de sodio y se concentraron. La opropanol:heptano 1:1 (80 ml) para producir 2-cloro-A/-etilpropoxi)-1H-pirazol-1-il)nicotinamida (26,1 g, 93%) 20.9 (M+1)+; Tiempo de retención: 1,83 minutos.
6-[3-(3,3,3-trifluoro-2,2-dimetM-propoxi)pirazoM-M]-2-

Se combinaron 2-cloro-N-(1,3-dimetilpiraz il]piridina-3-carboxamida (20,0 g, 38,39 mmol), (4S)-2 14,36 g, 95,98 mmol) y K2CO3 (aproximadamente 26 (20,00 ml) en un matraz de 500 ml con condensador de 16 h y luego se enfrió a temperatura ambiente. La rea 172.8 ml de 2 M, 345,5 mmol); pH acuoso ~1. Las fas ml). Las fases orgánicas se combinaron, se lavaron co una solución ámbar. La solución se filtró a través de un lavó con 20%de EtOAc/DCM (5 x 200 ml). El filtrado/la de un polvo blanquecino. El polvo se suspendió en M filtración (papel/vidrio sinterizado) para proporcionar 2 bandeja de secado y se secó al vacío (40° C/200 tor (90%) de un polvo blanco. ESI-MS m/z calc. 597.2 minutos.
1H NMR (400 MHz, Cloroformo-d) 8 13.85 (s, 1H), 8.30 (d, J=8.5 Hz, 1H), 5.98 (d, J=2.8 Hz, 1H), 4.24 (s, 2H), 7.8 Hz, 1H), 2.67-2.52 (m, 1H), 2.47 (s, 3H), 2.12 (dd,
Síntesis alternativa de 3-(3,3,3-trifluoro-2,2-dimetil-p sulfonil-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-imetilpirrolidina (sal de clorhidrato) (aproximadamente 192,0 mmol) en DMSO (80,00 ml) y 1,2-dietoxietano . La mezcla de la reacción se calentó a 120° C durante e diluyó con DCM (200,0 ml) y HCl (aproximadamente separaron y la fase acuosa se extrajo con DCM (100,0 (100,0 ml) (3 x) y se secaron (Na2SO4) para producir de gel de sílice comprimido en DCM (80 g; 4 g/g) y se combinados se concentraron para proporcionar 22,2 g 140 ml) durante 30 min. El sólido se recogió mediante espués de secar al aire. El sólido se transfirió a una a de N2) durante la noche para proporcionar 20,70 g ncontrado 598.0 (M+1)+; Tiempo de retención: 2.18
=8 . 6 Hz, 1H), 8.23 (d, J=2.8 Hz, 1H), 8.08 (s, 1H), 7.55 s, 3H), 3.44 (dd, J=10.3, 8.4 Hz, 1H), 3.09 (dd, J=10.3, , 7.8 Hz, 1H), 1.70 (dd, J=12.4,
i)-1H-pirazol
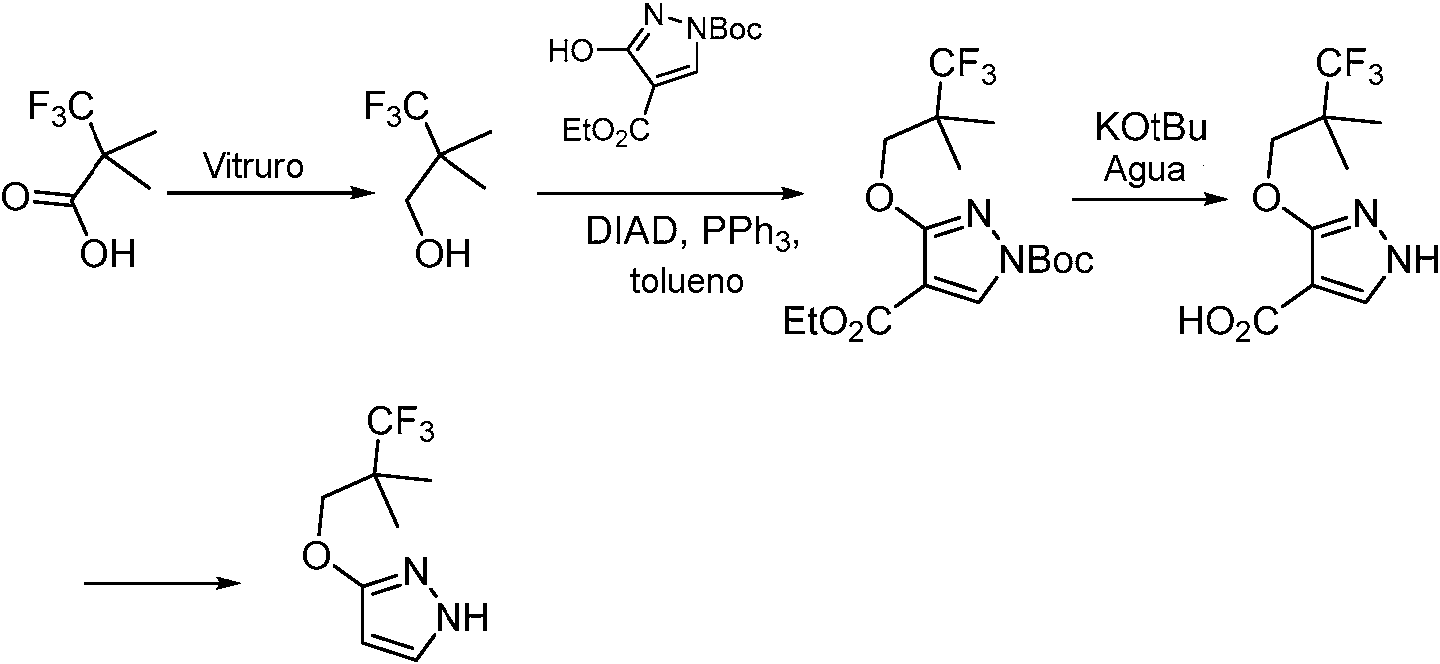
Paso 1: preparación de 3,3,3-trifluoro-2,2-dimetilpro -ol
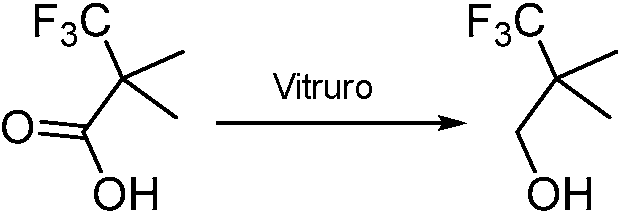
Se cargó un reactor con tolueno (300 ml) y áci tapó y se purgó bajo nitrógeno. La reacción se estable una solución de vitruro (65% en tolueno aproximadame para la adición mediante una jeringuilla, y la adición se i y 50° C. La reacción se agitó a 40° C durante 90 min. inactivó con la adición lenta de agua ( 6 ml). Se añadió los sólidos precipitaron a la mitad de la adición de la ba y se mantuvo durante por lo menos 15 minutos. Luego capa orgánica se lavó con agua (60 ml x 3) y luego se bajo Na2SO4, seguido de MgSO . La mezcla se filtró a t secó. Se obtuvo el producto 3,3,3-trifluoro-2,2-dimetil-p incolora.
Paso 2: preparación de 4-etil 3- (3,3,3-trifluoro-2 butilo)
3,3-trifluoro-2,2-dimetilpropanoico (30 g, 192,2 mmol), se ara controlar la temperatura interna a 40° C. Se preparó 119,6 g de 65% p/p, 115,4 ml de 65% p/p, 384,4 mmol) a 40° C, con la temperatura de adición objetivo entre 40 reacción se enfrió a 10°C y luego el vitruro restante se rciones una solución de NaOH acuoso al 15% (30 ml) y e añadió agua (60,00 ml). La mezcla se calentó a 30° C ezcla se enfrió a 20° C. Se eliminó la capa acuosa. La con salmuera (60 ml). La capa orgánica lavada se secó s de Celite y la torta se lavó con tolueno (60,00 ml) y se n-1-ol (22,5 g, 82%) como una solución transparente e
metilpropoxi)-1H-pirazol-1,4-dicarboxilatode 1-(terc-
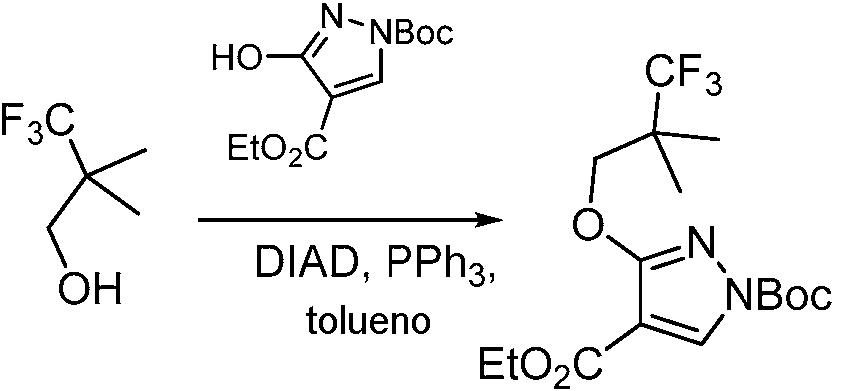
Se cargó un reactor con solución de 3,3,3-trifl (250 g), 1-(terc-butil)4-etil3-hidroxi1H-pirazol-1,4-dicarbo reacción se calentó a 40° C. Se pesó DIAD (26,09 ml, 1 10 minutos mientras se mantenía una temperatura inter a 100°C durante 30 minutos. Después de mantenerla mezcla se enfrió a 70° C durante 15 minutos. Se añadi hora. (TPPO comenzó a cristalizar a ~35° C). La mezcl una solución premezclada de tolueno (60 ml) y hept concentró hasta un sólido ceroso (45° C, vacío, rotava pirazol-1,4-dicarboxilatobruto de 1 -(terc-butilo) (53,49 recuperada).
2,2-dimetilpropan-1-ol (17,48 g, 123,0 mmol) en tolueno (30,0 g, 117,1 mmol) y PPh3 (3 5 , 3 3 g, 134,7 mmol). La mmol) y se colocó en una jeringuilla y se añadió durante e variaba entre 40 y 50°C. La reacción se calentó luego 0° C durante 30 minutos, la reacción se completó y la tano (180,0 ml) y la camisa se enfrió a 15° C durante 1 n agitación a 15°C se filtró (rápido), la torta se lavó con (60 ml) y luego se secó. La solución transparente se Se obtuvo 4-etil 3-(3,3,3-trifluoro-2,2-dimetilpropoxi)-1H-como un sólido ceroso (~120% de la masa teórica
Paso 3: Preparación de ácido 3-(3,3,3-trifluoro-2,2-di lpropoxi)-1H-pirazol-4-carboxílico

Se preparó una solución de 4-etil 3-(3,3,3-tri (terc-butilo) (50,0 g, 131 mmol) en 2-metiltetrahidrofur añadieron porciones de KOt-Bu (80,85 g, 720,5 mmol) 2053,49 g, UPLC-MS mostró la eliminación completa d 3,53 ml, 196 mmol) mediante una jeringuilla durante 20 50°C. Luego, la mezcla se agitó durante 17 horas para c añadió agua (400 ml). Se detuvo la agitación y se sepa devolvió al reactor y la capa orgánica se desechó. La isopropanol (50 ml) seguido de la adición gota a gota d pH a <3 mientras se mantenía la temperatura por debaj el lavador de torta de filtración con agua (100 ml) se sec se secaron al vacío a 55° C para proporcionar ácido (23,25 g) como un sólido fino blanquecino.
Paso 4: preparación de 3-(3,3,3-trifluoro-2,2-dimetil-p
Se añadió ácido 3-(3,3,3-trifluoro-2,2-dimetil seguido de DMF (6,0 vol, 2,6 equiv. en peso). La me mezcla de la reacción a una velocidad de aproximada elevó a 98-102° C durante 45 minutos. La mezcla de la r mezcla de la reacción se enfrió luego de -2° C a 2° C du elaborar 2-cloro-6-(3-(3,3,3-trifluoro-2,2-dimetilpropoxi)-1
Procedimiento alternativo para la preparaci propoxi)pirazol-1-il]piridin-3-carboxílico
ro-2,2-dimetilpropoxi)-1H-pirazol-1,4-dicarboxilato de 1-(500 ml) en un reactor y se agitó a 40° C. Luego, se nte 30 minutos. La adición fue exotérmica. Después de upo Boc, por lo que se añadió gota a gota agua (3,53 g, para mantener la temperatura de la reacción entre 40-letar la reacción. Luego, la mezcla se enfrió a 20°C y se n las capas. El producto deseado en la capa acuosa se pa acuosa se lavó con 2-Me-THF (200 ml). Se añadió l acuoso (131 ml de 6,0 M, 786,0 mmol) para ajustar el 30°C. Luego, se aisló el sólido resultante por filtración y sta que se obtuvo una torta pegajosa. Luego, los sólidos 3,3,3-trifluoro-2,2-dimetilpropoxi)-ÍH-pirazol-4-carboxílico
oxi)-1H-pirazol
oxi)-1Hpirazol-4-carboxílico (1,0 equiv.) a un reactor se agitó a 18-22° C. Se cargó DBU (0,2 equiv.) en la te 45 ml/min. Después, la temperatura de reacción se ción se agitó a 98-102° C durante no menos de 10 h. La e aproximadamente 1 hora y se usó sin aislamiento para irazol-1-il)nicotinato de etilo.
de ácido 2-cloro-6-[3-(3,3,3-trifluoro-2,2-dimetM-

Paso 1. 2-cloro-6-(3-(3,3,3-trifluoro-2,2-dimetilpropoxi -pirazol-1-il)nicotinato de etilo

Se trató una solución de 2,6-dicloronicotinato propoxi)-1H-pirazol (242 g, 1,16 mol) en DMF (1,53 l) co 174 mmol). La suspensión resultante se agitó, se dejó q a 20-25° C con enfriamiento externo durante 3 días. La agua (2,0 l) en una corriente fina mientras se mantenía adición, la suspensión se agitó durante 1 hora adicional. y la torta del filtro se lavó con agua (2 x 500 ml) y se se trifluoro-2,2-dimetilpropoxi)-1H-pirazol-1-il)nicotinato de etilo (256 g, 1,16 mol) y 3-(3,3,3-trifluoro-2,2-dimetilarbonato de potasio (209 g, 1,51 mol) y DABc O (19,6 g, e volviese exotérmica de 14 a 25° C y luego se mantuvo pensión se enfrió por debajo de 1 0 °C cuando se añadió emperatura por debajo de 25°C. Una vez completada la ólido se recogió por filtración (vidrio sinterizado/polypad) on succión durante 2 h para producir 2-cloro-6-(3-(3,3,3-(512 g; 113% de rendimiento) como un polvo blanco que
se uso sin pasos adicionales en la reacción posterior.

Se agitó el 2-doro-6-(3-(3,3,3-trifluoro-2,2-dim agua (455 g, 1,16 mol; rendimiento supuesto del 10 temperatura ambiente (17°C) cuando se añadió NaOH exotermia a 30° C y se calentó adicionalmente a 40° C mol) lo que resultó en una precipitación inmediata qu suspensión cremosa se dejó enfriar a temperatura a mediante filtración (vidrio sinterizado/almohadilla de pol torta de filtración se secó por succión durante 1 h per matraz Buchi de 10 l para un secado adicional (50° C/ siguiendo con i-PrOH también fue ineficaz. Se logró un con i-PrOAc (3 l), la suspensión se calentó a 60° C (h (50° C/20 torr) para producir ácido 2-cloro-6-(3-(3,3,3 rendimiento del 97% en dos pasos) como un polvo bla vacío (50°C/10 torr/purga de N2) durante 2 h pero se DMSO-d6 ) 8 13.64 (s, 1H), 8.49-8.36 (m, 2H), 7.77 (d, 6 H). 19F NMR (376 MHz, DMSO-d6 ) 8 -75.2. Análisis
2. Preparación de la Forma A del Compuesto 1
La Forma A cristalina del Compuesto 1 se obt cloro-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-trifluor combinada (108 g, 207,3 mmol), (4S)-2,2,4-trimetilpirro (143,2 g, 1,036 mol) en DMSO (432,0 mL) y 1,2-dietoxi de reflujo. La suspensión resultante se calentó a 120 reacción se diluyó con DCM (1,080 l) y se añadió lenta separaron y la fase acuosa se extrajo con DCM (540,0 (540,0 ml) (3 x), luego se secaron con (Na2SO4) para sílice (25 g) y luego se filtró el agente de secado/gel d fases orgánicas se combinaron y concentraron (40° C/ [3-(3,3,3-trifluoro-2,2)-dimetil-propoxi)pirazol-1-il]-2-[(4S) (198,6 g, 160% teórico) como un sólido blanquecino. (temperatura externa) y se mezcló hasta obtener una s agitación y el sólido se recogió por filtración, se secó al g; 90%) como un polvo blanco fino.
La Forma cristalina A del Compuesto 1 tambié una suspensión del Compuesto 1 (150,0 g, 228,1 mmol) solución. La solución se enfrió con un controlador J-Ke temperatura alcanzó los 74°C, la solución se sembró co cristalización se produjo inmediatamente. La suspensió con i-PrOH (2 x 75 ml), se secó al aire con succión y s Compuesto 1, Forma A (103,3 g) como un polvo blanco luego el sólido se recogió por filtración (vidrio sinterizad se secó al aire con succión, se secó al aire en una ba vacío (55° C/300 torr/purga de N2) durante 4 h, y l proporcionó 118,3 g (rendimiento del 87%) de un polvo
Preparación de la Forma cristalina M del Compuesto
Se añadió el Compuesto 1 (forma neutra de solución transparente. Se añadieron 701,2 mg adici temperatura se elevó a 45° C, momento en el que poxi)-1H-pirazol-1-il)nicotinato de etilo humedecido con el paso anterior) en EtOH (1,14 l) y THF (455 ml) a ,16 l, 1,16 mol). La mezcla de la reacción se sometió a te 2 h. La solución se inactivó con HCl 1 M (1,39 l, 1,39 volvió más espesa a medida que se añadió ácido. La te y se agitó durante la noche. El sólido se recogió ). La torta de filtrado se lavó con agua (2 x 500 ml). La rmaneció húmeda. El sólido húmedo se transfirió a un r), pero no fue eficaz. El esfuerzo adicional para secar o con éxito después de que el sólido húmedo se rellenó eneización) y se volvió a concentrar hasta la sequedad oro-2,2-dimetilpropoxi)-1h-pirazol-1-il)nicotínico (408 g; no. El producto se secó adicionalmente en un horno de vó una pérdida de peso marginal. 1H NMR (400 MHz, Hz, 1H), 6.26 (d, J=2.8 Hz, 1H), 4.28 (s, 2H), 1.24 (s, 4% de agua.
como resultado de la siguiente síntesis. Se combinó 2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxamida
(sal de clorhidrato) (77,55 g, 518,2 mmol), con K2CO3 (108,0 ml) en un matraz RB de 1 l con un condensador y se agitó a temperatura durante la noche. Luego, la HCl (933,0 ml de 2 M, 1,866 mol). Las fases líquidas se s fases orgánicas se combinaron, se lavaron con agua rcionar una solución de color ámbar. Se añadió gel de e. El lecho del filtro se lavó con DCM (3 x 50 ml). Las r) para proporcionar A/-(1,3-dimetilpirazol-4-il)sulfonil-6--trimetilpirrolidin-1-il]piridin-3-carboxamida en bruto lido se diluyó con MTBE (750 ml), se calentó a 60° C sión homogénea. La suspensión se enfrió a 30° C con y se secó al vacío para producir el Compuesto 1 (111,1
obtuvo mediante el siguiente procedimiento. Se calentó rOH (480 ml) y agua (120 ml) a 82° C para obtener una a velocidad de enfriamiento de 10° C/h. Una vez que la muestra del Compuesto 1 en la Forma cristalina A. La nfrió a 20° C. El sólido se recogió por filtración, se lavó ó al vacío (55° C/300 torr/purga de N2) para producir el muestra se enfrió a ~5° C, se dejó agitar durante 1 h, y el). La torta de filtrado se lavó con i-PrOH (75 ml) (2 x), de secado (12 0 , 6 g en su mayoría secos), se secó al a RT durante la noche. El secado durante la noche .
lvato de metanol del Compuesto 1)
libre) (800 mg) a 9,2 g de metanol y se formó una s de Compuesto 1 y se formó una suspensión. La rmó una solución transparente. La solución se enfrió
lentamente y se precipitaron los sólidos.
Los datos de XRPD de la Forma cristalina M d muestra el difractograma de rayos X en polvo de la form
Tabla. Datos de XRPD para F

Preparación de la Forma cristalina E del Compuesto
Se añadió el Compuesto 1 (forma neutra de ác formó una solución trasparente. La solución se enfrió le
Los datos de XRPD de la Forma cristalina E d muestra el difractograma de rayos X en polvo de la For
Tabla. Datos de XRPD para F

ompuesto 1 se resumen a continuación. En la FIG. 13 se ristalina M del Compuesto 1.
a cristalina M del Compuesto 1
solvato de etanol del compuesto 1)
libre) (800 mg) a 9,2 g de etanol y se calentó a 80° C. Se ente y se precipitaron los sólidos.
ompuesto 1 se resumen a continuación. En la FIG. 14 se cristalina E del Compuesto 1.
na cristalina E del Compuesto 1

Preparación de la forma cristalina P2 del compuesto Se calentó una solución de 200 mg/ml del Co sólidos. La solución se enfrió a 50° C y se produjo la horas, luego se enfrió a temperatura ambiente y se dejó L o s d a to s d e X R P D d e la fo rm a c r is ta l in a P 2 d m u e s tra e l d if ra c to g ra m a d e ra y o s X en p o lv o d e la F o r (solvato de isopropanol del compuesto 1)
uesto 1 en 2-propanol a 75° C y se disolvieron todos los cipitación. La mezcla se mantuvo a 50°C durante varias posar durante varias horas.
o m p u e s to 1 s e re s u m e n a c o n t in u a c ió n . E n la F IG . 17 se c r is ta l in a P 2 d e l C o m p u e s to 1.
Tabla. Datos de XRPD para la F

Preparación de varios solvatos del Compuesto 1
Se prepararon varios solvatos del Compuesto relevante como se muestra en la siguiente Tabla 8 dura sulfolano, ácido propiónico, MTBE, ácido isobutírico, ani solvatos de tolueno. Las formas sólidas observadas de temperatura ambiente también se resumen en la tabla. C a la forma cristalina del Compuesto 1 preparado a partir cristalina AN" se refiere a la forma cristalina del Compu presente, "Forma cristalina MK” se refiere a la “Fr metilbutilcetona como se analiza en la presente, y “F Compuesto 1 preparada a partir de ácido acético como s
T a cristalina P2 del Compuesto 1
agitando el Compuesto 1 amorfo en el solvente seco tres semanas a temperatura ambiente para solvatos de metilbutil cetona, ácido acético y xileno, o a 40° C para és de secar al vacío los solvatos resultantes al vacío a o se usa en la presente, "Forma cristalina PA" se refiere cido propiónico como se analiza en la presente, "Forma o 1 preparada a partir de anisol como se analiza en la cristalina del Compuesto 1 preparada a partir de a cristalina AA1” se refiere a una forma cristalina del aliza en la presente.
:

Síntesis de N-(1,3-d¡metNp¡razol-4-N)sulfoml-6-[3-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (Co
[1-(tr¡fluorometN)c¡cloprop¡l]etox¡]p¡razoM-M]-2-[(4S)-uesto 15)

Síntesis de materiales de partida
Síntesis de 2,6-dicloropiridin-3-carboxilato de terc-b

Se trató una solución de ácido 2,6-dicloro sucesivamente con dicarbonato de di-terc-butilo (17 g, se agitó durante la noche a temperatura ambiente. En vigorosamente durante aproximadamente 10 minutos. capas orgánicas combinadas se lavaron con agua (300 se concentraron a presión reducida para dar 12,94 g terc-butilo como un aceite incoloro. ESI-MS m/z calc. minutos. 1H NMR (300 MHz, CDCla) ppm 1.60 (s, 9H),
Síntesis de 3-oxo-2,3-dihidro-1H-pirazol-1-carboxilat 3-carboxílico (10 g, 52,08 mmol) en THF (210 ml) mmol) y 4-(dimetilamino)piridina. (3,2 g, 26,19 mmol) y punto, se añadió HCl 1N (400 ml) y la mezcla se agitó ducto se extrajo con acetato de etilo (2 x 300 ml) y las salmuera (150 ml), se secaron sobre sulfato de sodio y imiento del 96%) de 2,6-dicloropiridin-3-carboxilato de , encontrado 248.1 (M+1)+; Tiempo de retención: 2,27 , J=7.9 Hz, 1H), 8.05 (d, J=8.2 Hz, 1H).
terc-butilo

Se puso en marcha un reactor de 50 l y l condensador de reflujo (10° C) y purga de nitrógeno.
metilo (2,643 kg, 22,76 mol) y se tapó el reactor. La r sistema se fijó para mantener la temperatura de la c (1300 g de 55% p/p, 22,31 mol) mediante un embudo durante 1 h. La mezcla de la reacción se enfrió a 20° C mol), manteniendo la temperatura de reacción <30° C. (dicarbonato de di-terc-butilo) (4,967 kg, 5,228 L, 22,76 La mezcla de la reacción se agitó a 20° C durante 16 isa se estableció a 20° C, con agitación a 150 rpm, dieron MeOH (2,860 l) y (E)-3-metoxiprop-2-enoato de n se calentó a una temperatura interna de 40° C y el a 40° C. Se añadió en porciones hidrato de hidrazina dición durante 30 min. La reacción se calentó a 60° C ñadió en porciones trietilamina (2,483 kg, 3,420 l, 24,54 ñadió en porciones una solución de anhídrido de Boc en MeOH (2,860 l) manteniendo la temperatura <45° C.
solución de reacción se concentró parcialmente para
eliminar el MeOH, dando como resultado un aceite de reactor de 50 l, se agitó y se añadieron agua (7,15 precipitase una pequeña cantidad del producto. La ca capa de heptano se filtraron para separar el sólido (pr sólido recogido se colocó de nuevo en el reactor y se reactor y se cargó con ácido acético (1,474 kg, 1,396 L, C para absorber la exotermia de inactivación. Una vez agitó durante 1 h. El sólido se recogió por filtración y se (3,575 l). El sólido cristalino se transfirió a un bulbo de mezcla se suspendió a 45° C durante 30 minutos y se la lechada en el matraz de evaporación rotatoria y se adicionalmente al vacío (50°C, 15 mbar) para dar 5-ox un sólido cristalino grueso. 1H NMR (400 MHz, DMSO-1H), 1.54 (s, 9H).
Síntesis de 1,3-dimetil-1H-pirazol-4-sulfonamida
ámbar claro, claro. El aceite resultante se transfirió al heptano (7,150 l). Las adiciones provocaron que se osa se drenó en un recipiente limpio, y la interfaz y la ). La capa acuosa se transfirió de nuevo al reactor y el con la capa acuosa. Se añadió un embudo de goteo al mol) y se añadió gota a gota. La camisa se ajustó a 0° letada la adición (pH = 5), la mezcla de la reacción se con agua (7,150 l) y se lavó una segunda vez con agua ación rotatoria de 20 l y se añadió heptano (7,150 l). La ron por destilación 1-2 volúmenes de solvente. Se filtró n los sólidos con heptano (3,575 l). El sólido se secó pirazol-2-carboxilato de terc-butilo (2921 g, 71%) como 0.95 (s, 1H), 7.98 (d, J=2.9 Hz, 1H), 5.90 (d, J=2.9 Hz,

Se enfrió hidróxido de amonio (aproximadame de reacción con camisa. Se añadió una solución de cl DCM (116,0 ml) mientras se mantenía la temperatura d orgánica se lavó con agua (100 ml). Las fases acuos parte del amoniaco residual. La fase acuosa se extrajo orgánicas se combinaron, se secaron sobre sulfato de blanco. La fase acuosa se acidificó con ácido cítrico (a fase acuosa ácida se extrajo dos veces con acetato de secaron sobre sulfato de sodio y se concentraron para combinaron y se recristalizaron a partir de acetato de et 1H-pirazol-4-sulfonamida en forma de un sólido cristali 2H), 3.77 (s, 3H), 2.77 (s, 3H).
Síntesis de 2-[1-(trifluorometil)ciclopropil]etanol
6,5 ml de 28% p/v, 1,490 mol) a 0-5° C en un recipiente e 1,3-dimetilpirazol-4-sulfonilo (29,0 g, 149,0 mmol) en ción entre 0 y 5°C. Se separaron las dos fases y la fase combinaron y se concentraron para eliminar la mayor eces con acetato de etilo (200 ml y 100 ml). Las fases se concentraron para proporcionar 14,1 g de un sólido adamente 28,63 g, 17,20 ml, 149,0 mmol) (pH ~2). La (200 ml y 100 ml). Las fases orgánicas combinadas se rcionar otros 7,8 g de un sólido blanco. Los sólidos se iente (78°C) (50 ml) para producir 16,1 g de 1,3-dimetilco. 1H Nm R (400 Mhz, DMSO) 6 8 . 01 (s, 1 H), 7.16 (s,

A una solución de hidruro de litio y aluminio ( se le añadió ácido 2-[1-(trifluorometil)ciclopropil]acético un período de 30 minutos manteniendo la temperatura calentase gradualmente a temperatura ambiente y se a se inactivó secuencialmente con agua (294 mg, 295 agua (884,0 pl, 49,07 mmol) para producir un sólido precipitado se lavó con éter. El filtrado se secó adicio proporcionar el producto con THF residual y éter. La m adicional.
Paso 1: 3-[2-[1-(trifluorometil)ciclopropil]etoxi]piraz , 7,732 mmol) en THF (10,00 ml) en un baño de hielo, 2 g, 5,948 mmol) en THF (3,0 ml) gota a gota durante acción por debajo de 20° C. Se dejó que la mezcla se rante 18 h. La mezcla se enfrió con un baño de hielo y 36 mmol), NaOH (297 pl de 6 M, 1,784 mmol) y luego lar en la mezcla. El sólido se filtró usando Celite y el nte con MgSO4 y se filtró y se concentró al vacío para se llevó directamente al paso siguiente sin purificación
rboxilato de terc-butilo

Se combinaron 5-oxo-1H-pirazol-2-carboxilat (trifluorometil)cidopropil]etanol (916 mg, 5.943 mmol) y tri reacción se enfrió en un baño de hielo. Se añadió gota 6,368 mmol) a la mezcla de la reacción y la reacción se mezcla se evaporó, y el material resultante se repartió ent La capa orgánica se separó, se lavó con salmuera (30 ml) bruto se purificó mediante cromatografía en gel de sílice (0-30%) para dar 3-[2-[1-(trifluorometil)ciclopropil]etoxi]pir calc. 320.13, encontrado 321.1 (M+1)+; Tiempo de retenci
Paso 2: 3-[2-[1-(trifluorometN)ddopropM]etoxi]-1H-pira de terc-butilo (1,043 g, 5,660 mmol), 2-[1-ilfosfina (1,637 g, 6,243 mmol)) en THF (10,48 ml) y la ota azodicarboxilato de diisopropilo (1,288 g, 1,254 ml, calentar a temperatura ambiente durante 16 horas. La acetato de etilo (30 ml) e hidróxido de sodio 1 N (30 ml). e secó sobre sulfato de sodio y se concentró. El material yendo con un gradiente de acetato de etilo en hexanos l-1-carboxilato de terc-butilo (1,03 g, 57%). ESI-MS m/z 0,72 minutos.
l

Se disolvió terc-butil-3-[2-[1-(trifluorometil)ciclop diclorometano (10,30 ml) con ácido trifluoroacético (2,4 ambiente durante 2 horas. La reacción se evaporó y el a una solución saturada de bicarbonato de sodio. La capa sulfato de sodio y se evaporó para dar 3-[2-[1-(trifluorom calc. 220.08, encontrado 221.0 (M+1)+; Tiempo de retenci 1H), 7.50 (t, J=2.1 Hz, 1H), 5.63 (t, J=2.3 Hz, 1H), 4.14 (t 0.88-0.81 (m, 2H).
Paso 3: 2-doro-6-[3-[2-[1-(trifluorometM)ddopropM]eto il]etoxi]pirazol-1-carboxilato (1,03 g, 3,216 mmol) en ml, 32,16 mmol), y la reacción se agitó a temperatura te resultante se repartió entre acetato de etilo (10 ml) y gánica se separó, se lavó con salmuera, se secó sobre ciclopropil]etoxi]-1H-pirazol (612 mg, 8 6 %). ESI-MS m/z 0,5 minutos. 1H NMR (400 MHz, DMSO-d6 ) 6 11.86 (s, =7.1 Hz, 2H), 2.01 (t, J=7.1 Hz, 2H), 0.96-0.88 (m, 2H),
irazoM-M]piridm-3-carboxMato de terc-butilo

Se combinaron 2,6-dicloropiridin-3-carboxilat (trifluorometil)ciclopropil]etoxi]-1H-pirazol (610 mg, 2,770 mmol) en DMSO anhidro (13,75 ml). Se añadió 1,4-diaza 62 mg, 0,5540 mmol), y la mezcla se agitó a temperatura reacción se diluyó con agua (20 ml) y se agitó durante 15 El sólido se disolvió en diclorometano y se secó sobre su dar 2-cloro-6-[3-[2-[1-(trifluorometil)ciclopropil]etoxi]pirazol MS m/z calc. 431.12, encontrado 432.1 (m +1)+; Tiempo d
Paso 4: Ácido 2-doro-6-[3-[2-[1-(trifluorometil)cidopro de terc-butilo (687 mg, 2,770 mmol), 3-[2-[1-ol) y carbonato de potasio recién molido (459 mg, 3,324 clo[2.2.2]octano (DABCO (1,4-diazabiciclo[2.2.2]octano), biente bajo nitrógeno durante 16 horas. La mezcla de la utos. El sólido resultante se recogió y se lavó con agua. to de magnesio. La mezcla se filtró y se concentró para il]piridin-3-carboxilato de terc-butilo (1,01 g, 84%). ESI-tención: 0,88 minutos.
etoxi]pirazol-1-il]piridina-3-carboxílico

Se combinaron 2-cloro-6-[3-[2-[1-(trifluorometil)ci (1,01 g, 2,339 mmol) y ácido trifluoroacético (1,8 ml, 23,3 durante 3 h. La reacción se concentró. Se añadieron hex cloro-6-[3-[2-[1-(trifluorometil)ciclopropil]etoxi]pirazol-1-il]pi propil]etoxi]pirazol-1-il]piridin-3-carboxilato de terc-butilo mol) en diclorometano (10 ml) y se calentaron a 40° C s y la mezcla se concentró de nuevo para dar ácido 2-in-3-carboxílico (873 mg, 99%) ESI-MS m/z calc.
375.06, encontrado 376.1 (M+1)+; Tiempo de retención:
Paso 5: 2-doro-N-(1,3-d¡met¡lp¡razol-4-¡l)sulfoml-6-[ 3-carboxamida
minutos.
-(tr¡fluoromet¡l)ddoprop¡l]etox¡]p¡razoM-¡l]p¡r¡dma-

Se trató ácido 2-cloro-6-[3-[2-[1-(trifluorometil mmol) en THF (60,00 ml) con CDI (aproximadame temperatura ambiente durante 1 h. Luego se añadió 17,57 mmol), seguido de DBU (aproximadamente 2 temperatura ambiente durante 12 horas. La mezcla se t 83,84 mmol) para dar una emulsión. La mayor parte d de etilo (100 ml), se lavó con ácido cítrico 0,5 M (80 nuevo con acetato de etilo (80 ml). Las fases orgánica purificó mediante cromatografía sobre gel de sílice co fracciones de producto se evaporaron par (trifluorometil)ciclopropil]etoxi]pirazol-1-il]piridina-3-carb encontrado 533.0 (M+1)+; Tiempo de retención: 1,83 mi 1H NMR (400 MHz, DMSO-d6 ) 8 12.73 (s, 1H), 8.41 (d, 6.19 (d, J=2.9 Hz, 1H), 4.34 (t, J=7.1 Hz, 2H), 3.84 (s, 3
Paso 6: W-(1,3-d¡met¡lp¡razol-4-¡l)sulfoml-6-[3-[2-[ trimetilpirrolidin-1-il]piridina-3-carboxamida
ropil]etoxi]pirazol-1-il]piridina-3-carboxílico ( 6 g, 15,97 107 g, 19,16 mmol) y la solución turbia se agitó a imetilpirazol-4-sulfonamida (aproximadamente 3,110 g, g, 2,865 ml, 19,16 mmol) y la reacción se agitó a on ácido cítrico frío (aproximadamente 83,84 ml de 1 M, se eliminó a presión reducida y se extrajo con acetato almuera (80 ml) y las fases acuosas se extrajeron de binadas se secaron, filtraron y evaporaron. El bruto se radiente lineal de diclorometano a metanol al 2%. Las ar 2-cloro-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[2-[1 -da (4,64 g, 53%). ESI-MS m/z calc. 533.09076,
Hz, 2H), 8.10 (d, J=8.3 Hz, 1H), 7.69 (d, J=8.3 Hz, 1H), 5 (s, 3H), 2.09 (t, J=7.1 Hz, 2H), 1.01-0.82 (m, 4H).
luoromet¡l)ddoprop¡l]etox¡]p¡razol-1-¡l]-2-[(4S)-2,2,4-

Se disolvió 2-cloro-N-(1,3-dimetilpirazol il]piridina-3-carboxamida (5,9 g, 10,74 mmol) en NMP ( de potasio (aproximadamente 7,422 g, 53,70
(aproximadamente 3,537 g, 23,63 mmol), se cicló 3 vec a 135° C) con agitación y nitrógeno durante 20 horas. (34,34 ml) y se añadió cuidadosamente a una soluci 9,674 g, 9,161 ml, 161,1 mmol) en agua (137,4 ml).
hora, se filtró y se lavó con agua abundante. El bruto h solución turbia marrón), se aclaró con carbón sobre C caliente se trató con agua (~25 ml) hasta que se temperatura ambiente con agitación durante 2 horas filtración, se lavó con etanol/agua frío 1:1 y agua abun 45° C con una purga de nitrógeno durante el fin de (trifluorometil)ciclopropil]etoxi]pirazol-1-il]-2-[(4S)-2,2,4-t ESI-MS m/z calculado 609.2345, encontrado 610.0 (M+ 1H NMR (400 MHz, DMSO-d6 ) 8 12.35 (s, 1H), 8.38 (s, J=8.2 Hz, 1H), 6.11 (d, J=2.7 Hz, 1H), 4.31 (t, J=7.0 Hz 7.1 Hz, 1H), 2.33 (s, 3H), 2.18 (dp, J=17.8, 6.2 Hz, 1H), J=11.1 Hz, 6 H), 1.42 (t, J=12.2 Hz, 1H), 0.99-0.86 (m, 4
Síntes¡s de N-(1,5-d¡met¡lp¡razol-4-¡l)sulfon¡l-6-[ 2,2,4-tr¡met¡lp¡rrol¡d¡n-1-¡l]p¡r¡d¡n-3-carboxam¡da
ulfonil-6-[3-[2-[1-(trifluorometil)ciclopropil]etoxi]pirazol-1-ml) y 1,2-dietoxietano (5,723 ml), se trató con carbonato y (4S)-2,2,4-trimetilpirrolidina (sal de clorhidratol) n vacío/nitrógeno y se calentó a 130° C (baño de aceite spensión de la reacción se enfrió, se diluyó con agua ácido acético fuertemente agitada (aproximadamente pensión se agitó a temperatura ambiente durante una o todavía con agua se disolvió en etanol tibio (~100 ml, solo ligeramente más claro) y la solución transparente turbia. La solución turbia caliente se dejó enfriar a dar una suspensión espesa. El sólido se recogió por El sólido se secó al vacío en una cámara de secado a na para dar N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[2-[1-pirrolidin-1-il]piridina-3-carboxamida (4,27 g, 65%). iempo de retención: 3,07 minutos.
8.20 (d, J=2.8 Hz, 1H), 7.74 (d, J=8.3 Hz, 1H), 6.91 (d, 3.81 (s, 3H), 2.55 (t, J=10.5 Hz, 1H), 2.41 (dd, J=10.1, (t, J=7.1 Hz, 2H), 1.87 (dd, J=11.9, 5.6 Hz, 1H), 1.55 (d, 2 (d, J=6.3 Hz, 3H).
1-(tr¡fluoromet¡l)c¡cloprop¡l]etox¡]p¡razol-1-¡l]-2-[(4S)-
Paso 1: 1,5-dimetilpirazol-4-sulfonamida (Compuest

Se suspendió cloruro de 1,5-dimetilpirazol-4-s de 30% p/p), y se añadió THF (27,00 ml) como cosol durante 2 horas. La mezcla se concentró a presión suspensión agradable. El sólido se recogió por filtra dimetilpirazol-4-sulfonamida (7,35 g, 90%) como un s 176.0 (M+1)+; Tiempo de retención: 2,8 minutos.
1H NMR (400 MHz, DMSO-d6 ) 6 7.58 (s, 1H), 7.18 (s, 2
Paso 2: 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfonil-6-3-carboxamida
o (9 g, 46,24 mmol) en hidróxido de amonio frío (54 ml y la emulsión turbia se agitó a temperatura ambiente ida (se eliminó el THF y el amoniaco) para dar una se lavó con agua con hielo y se secó para dar 1,5-lanquecino. ESI-EM m/z calc. 175.04155, encontrado
5 (s, 3H), 2.41 (s, 3H).
[1-(trifluorometil)ciclopropil]etoxi]pirazol-1-il]piridin-

Se trató ácido 2-cloro-6-[3-[2-[1 -(trifluorometil mmol) en THF (60,00 ml) con CDI (aproximadame temperatura ambiente durante 1 hora. Luego se añadió 17,57 mmol), seguido de DBU (aproximadamente 2,91 se agitó a temperatura ambiente durante 4 horas. La 83,84 ml de 1 M, 83,84 mmol) y la mayor parte del T filtración, se lavó con agua abundante y se secó por as para solución a reflujo) para
(trifluorometil)ciclopropil]etoxi]pirazol-1-il]piridina-3-carb m/z calc. 532.09076, encontrado 533.0 (M+1 )+; Tiempo 1H NMR (400 MHz, DMSO-d6 ) 6 12.73 (s, 1H), 8.41 (d, J=8.3 Hz, 1H), 6.19 (d, J=2.9 Hz, 1H), 4.34 (t, J=7.1 Hz 0.84 (m, 4H).
Paso 3: N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[2-[ trimetilpirrolidin-1-il]pyridina-3-carboxamida
ropil]etoxi]pirazol-1 -il]piridina-3-carboxílico ( 6 g, 15,97 107 g, 19,16 mmol) y la solución turbia se agitó a imetilpirazol-4-sulfonamida (aproximadamente 3,110 g, ,865 ml, 19,16 mmol) y la suspensión espesa formada nsión se trató con ácido cítrico frío (aproximadamente eliminó a presión reducida, y el sólido se recogió por n. El bruto ( 8 g) se cristalizó a partir de etanol (150 ml 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[2-[1-a (6,9 g, 80%) como un sólido blanquecino. ESI-Ms tención: 0,53 minutos.
Hz, 1H), 8.09 (d, J=8.3 Hz, 1H), 7.84 (s, 1H), 7.69 (d, 3.82 (s, 3H), 2.52 (s, 3H), 2.08 (t, J=7.1 Hz, 2H), 1.02
uorometil)ciclopropil]etoxi]pirazol-1-il]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,5-dimetilpirazol il]piridina-3-carboxamida (137 mg, 0,2571 mmol), (4S) mmol) y carbonato de potasio (214 mg, 1,548 mmol) e reacción se enfrió a temperatura ambiente y se añadió que el contenido del vial se sedimentase, se eliminó disolvieron con 2 0 ml de acetato de etilo y luego se lav acuosa y orgánica y la capa acuosa se extrajo dos v combinaron, se lavaron con salmuera, se secaron sobr purificó adicionalmente mediante cromatografía en gel para dar un sólido blanco, N-(1,5-dimetilpirazol-4-il) [(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida ( 610.3 (M+1)+; Tiempo de retención: 2,09 minutos.
ulfonil-6-[3-[2-[1-(trifluorometil)ciclopropil]etoxi]pirazol-1--trimetilpirrolidina (sal de clorhidrato) (115 mg, 0,7684 O (685,0 jl) y se calentaron a 130° C durante 16 h. La de agua. Después de 15 minutos de agitación, se dejó ción líquida con una pipeta y los sólidos restantes se on 15 ml de ácido cítrico 1 M. Se separaron las capas más con 15 ml de acetato de etilo. Los orgánicos se ato de sodio y se concentraron. El sólido resultante se lice eluyendo con metanol al 0 -1 0 % en diclorometano il-6-[3-[2-[1-(trifluorometil)ciclopropil]etoxi]pirazol-1-il]-2-, 59%). ESI-MS m/z calculado 609.2345, encontrado
1H NMR (400 MHz, DMSO) 5 12.31 (s, 1H), 8.20 (d, J J=8.2 Hz, 1H), 6.11 (d, J=2.7 Hz, 1H), 4.31 (t, J=7.0 Hz, (dd, J=10.3, 7.0 Hz, 1H), 2.17 (dq, J=11.9, 6.0 Hz, 1H), (s, 3H), 1.43 (t, J=12.1 Hz, 1H), 0.96 (td, J=5.0, 4.5, 3.2
Síntesis de 6-[3-[2-[1-(trifluorometN)ddopropN]et 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C
Paso 1: 2-doro-6-[3-[2-[1-(trifluorometN)ddopro piridina-3-carboxamida
Hz, 1H), 7.78 (s, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.90 (d, 3.78 (s, 3H), 2.58 (d, J=10.4 Hz, 1H), 2.53 (s, 3H), 2.41 (t, J=7.1 Hz, 2H), 1.91-1.82 (m, 1H), 1.57 (s, 3H), 1.53 H), 0.93-0.85 (m, 2H), 0.80 (d, J=6.2 Hz, 3H).
azoM-M]-N-(1,3,5-trimetNpirazol-4-N)sulfoml-2-[(4S)-esto 18)
toxi]pirazoM-M]-N-(1,3,5-trimetNpirazol-4-N)sulfoml-

Se combinaron ácido 2-cloro-6-[3-[2-[1-(trifluo mg, 0,2661 mmol) y CDI (aproximadamente 51,38 mg, ambiente durante 2 horas. De mientras, se combinó 55,53 mg, 0,2661 mmol) con amoníaco (aproximadam separado, formando instantáneamente un sólido blanco se eliminaron por evaporación y se añadió 1 ml de dicl DBU (aproximadamente 54,41 mg, 53,45 jl, 0,3574 m eliminación del amoniaco de cualquier cloruro de amon evaporó. Luego, se añadió el contenido del vial que con contenía la sulfonamida recién formada y DBU, y la ambiente. La mezcla de la reacción se diluyó con 10 ml La capa acuosa se extrajo con acetato de etilo (2 x 1 salmuera, se secaron sobre sulfato de sodio y se conce el paso siguiente sin purificación adicional. 2-Cloro trimetilpirazol-4-il)sulfonil-piridina-3-carboxamida (139 (M+1)+; Tiempo de retención: 0,7 minutos.
Paso 2: 6-[3-[2-[1-(Trifluorometil)cidopropil]etoxi]pi trimetilpirrolidin-1-il]piridina-3-carboxamida
til)ciclopropil]etoxi]pirazol-1-il]piridina-3-carboxílico (100 9 mmol) en THF (600,0 |jl) y se agitaron a temperatura o de 1,3,5-trimetilpirazol-4-sulfonilo (aproximadamente 250,0 j l de 7 M, 1,750 mmol) (en metanol) en un vial pués de agitar durante 20 min adicionales, los volátiles tano al residuo sólido y también se evaporó. Se añadió y se agitó a 60° C durante 5 minutos (para facilitar la idual) seguido de 1 ml de THF, que posteriormente se el ácido carboxílico activado por CDI en THF al vial que la de la reacción se agitó durante 4 h a temperatura cetato de etilo y se lavó con 10 ml de ácido cítrico 1 M. y los extractos orgánicos combinados se lavaron con n para dar un sólido blanco. Este material se utilizó en [2-[1-(trifluorometil)ciclopropil]etoxi]pirazol-1-il]-N-(1,3,5-6%). ESI-MS m/z calc. 546.1064, encontrado 547.1
1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-

Se combinaron 2-cloro-6-[3-[2-[1-(triflu il)sulfonil-piridina-3-carboxamida (139 mg, 0,2541 mm 0,7617 mmol) y carbonato de potasio (211 mg, 1,527 16 h. La reacción se enfrió a temperatura ambiente y s se dejó sedimentar el contenido del vial, se eliminó la restantes con 20 ml de acetato de etilo, luego se lavar acuosa y orgánica y la capa acuosa se extrajo dos v combinaron, se lavaron con salmuera, se secaron sobr purificó adicionalmente mediante cromatografía en gel para dar un sólido blanco, 6-[3-[2-[1-(trifluorometil)cicl [(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida ( 624.3 (M+1)+; Tiempo de retención: 2,16 minutos.
Síntesis de N-[1-metil-3-(trifluorometil)pirazol-4-il]s il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carbo
Paso 1: 1-Metil-3-(trifluorometil)pirazol-4-sulfonamid til)ciclopropil]etoxi]pirazol-1-il]-N-(1,3,5-trimetilpirazol-4-S)-2,2,4-trimetilpirrolidina (sal de clorhidrato) (114 mg, en DMSO (508,2 jl) y se calentaron a 130° C durante dió 1 ml de agua. Después de 15 minutos de agitación, ión líquida con una pipeta y se disolvieron los sólidos n 15 ml de ácido cítrico 1 M. Se separaron las capas más con 15 ml de acetato de etilo. Los orgánicos se fato de sodio y se concentraron. El sólido resultante se ílice eluyendo con metanol al 0 -1 0 % en diclorometano il]etoxi]pirazol-1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-2-, 50%) ESI- MS m/z calculado 623.2502, encontrado
il-6-[3-[2-[1-(trifluorometil)ciclopropil]etoxi]pirazol-1-a (Compuesto 55)

Se disolvió cloruro de 1 -metil-3-(trifluorometil) añadió amoniaco en metanol (750 |jl de 7 M, 5,2 mmol). mezcla de la reacción se evaporó hasta la sequedad durante 20 min a 65° C. La mezcla se filtró en caliente los sólidos se desecharon. Las soluciones madre sulfonamida (186 mg, 81%) ESI-MS m/z calc. 229.01 minutos.
Paso 2: 2-cloro (trifluorometil)ciclopropil]etoxi]pirazol-1 -¡l]p¡r¡dma-3 l-4-sulfonilo (250 mg, 1,006 mmol) en THF (2 ml) y se acción se agitó a temperatura ambiente durante 3 h. La residuo se suspendió en acetato de etilo y se calentó eliminar el cloruro de amonio formado en la reacción) y vaporaron para dar 1-metil-3-(trifluorometil)pirazol-4-encontrado 230.0 (M+1)+; Tiempo de retención: 0,28
-met¡l-3-(tr¡fluoromet¡l)p¡razol-4-¡l]sulfoml-6-[3-[2-[1-oxam¡da

Se combinaron ácido 2-cloro-6-[3-[2-[1 -(triflu mg, 0,14 mmol) y CDI (37 mg, 0,23 mmol) en THF ( añadieron 1-metil-3-(trifluorometil)pirazol-4-sulfonamida reacción se agitó durante 16 h adicionales. La mezcla d de ácido cítrico 1 M. Los orgánicos se separaron, se l evaporaron. El material bruto se usó directamente en e il]sulfonil-6-[3-[2-[1-(trifluorometil)ciclopropilo]etoxi]piraz calc. 586.0625, encontrado 587.2 (M+1)+; Tiempo de re
Paso 3: W-[1-Met¡l-3-(tr¡fluoromet¡l)p¡razol-4-¡l]sulf [(4S)-2,2,4trimetilpirrolidin-1-il]piridina-3-carboxamid til)ciclopropil]etoxi]pirazol-1-il]piridina-3-carboxílico (51 y se agitaron durante 1 ha temperatura ambiente. Se mg, 0,15 mmol) y DBU (64 jl, 0,4280 mmol), y la eacción se repartió entre acetato de etilo y una solución con salmuera, se secaron sobre sulfato de sodio y se siguiente. 2-Cloro-N-[1-metN-3-(trifluorometil)pirazol-4-piridina-3-carboxamida (82 mg, 100%) ESI-MS m/z n: 0,73 minutos
-[3-[2-[1(tr¡fluoromet¡l)c¡cloprop¡l]etox¡]p¡razoM-¡l]-2-

Se combinaron 2 (trifluorometil)ciclopropil]etoxi]pirazol-1-il]piridina-3-carb de clorhidrato) (64 mg, 0,43 mmol) y carbonato de pota 130° C durante 16 h. La mezcla de la reacción se diluy se decantó y se desecho. El residuo se repartió entr orgánicos se separaron, se lavaron con salmuera, se bruto se purificó mediante cromatografía en gel de sílic N-[1-metil-3-(trifluorometil)pirazol-4-il]sulfonil-6-[3-[2-[1-( trimetilpirrolidin-1 -il]piridina-3-carboxamida (29,6 mg, (M+1)+; Tiempo de retención: 2,16 minutos.
1H NMR (400 MHz, DMSO-d6) 6 12.87 (s, 1H), 8.79 (s, J=8.3 Hz, 1H), 6.11 (d, J=2.8 Hz, 1H), 4.31 (t, J=7.1 Hz 2.0 Hz, 1H), 2.29-2.12 (m, 1H), 2.07 (t, J=7.1 Hz, 2H), (t, J=12.1 Hz, 1H), 0.99-0.92 (m, 2H), 0.90 (d, J=10.7 H
Síntes¡s de N-(1,3-d¡met¡lp¡razol-4-¡l)sulfon¡l-6-[3-[[ -N-[1-metil-3-(trifluorometil)pirazol-4-il]sulfonil-6-[3-[2-[1-da (82 mg, 0,14 mmol), (4S)-2,2,4-trimetilpirrolidina (sal 00 mg, 0,724 mmol) en DMSO (1 ml) y se calentaron a agua (3 ml) dando como resultado una goma. El agua tato de etilo y una solución de ácido cítrico 1 M. Los n sobre sulfato de sodio y se evaporaron. El material endo con metanol al 0 -1 0 % en diclorometano para dar rometil)ciclopropil]etoxi]pirazol-1-il]-2-[(4S)-2,2,4-ESI-MS m/z calculado 663.20624, encontrado 664.4
8.20 (d, J=2.8 Hz, 1H), 7.74 (d, J=8.2 Hz, 1H), 6.91 (d, , 3.99 (s, 3H), 2.56 (d, J=10.5 Hz, 1H), 2.45 (dd, J=3.9, dd, J=12.0, 5.7 Hz, 1H), 1.56 (s, 3H), 1.54 (s, 3H), 1.42 , 0.80 (d, J=6.2 Hz, 3H).
uoromet¡l)c¡clobut¡l]metox¡]p¡razol-1-¡l]-2-[(4S)-2,2,4-
trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu 19)

Síntesis de (l-trifluorometil-ciclobutil)-metanol
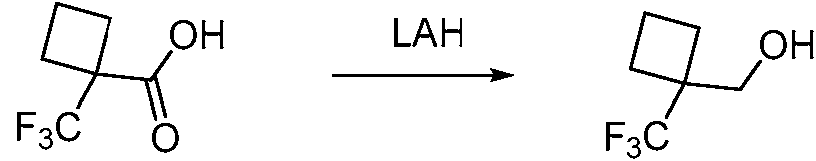
Se disolvió acido 1-trifluorometil-ciclobutanoca a 0° C. Se añadió gota a gota hidruro de litio y aluminio a temperatura ambiente durante la noche. La solució decahidratado de sulfato de sodio, lo que dio como re adición en porciones hasta que no se observó mas reacción se filtró sobre un lecho de Celite, lavando con dar 5,44 g de una mezcla que contenía el producto des de NMR). Esto proporcionó l-trifluorometil-ciclobutil-me MHz, CDCl3) 6 (ppm): 3.82 (s, 2H), 2.39-2.14 (m, 2H), 2
Paso 1: éster terc-butílico del ácido 3-(1-trifluoromet ilico (5,0 g, 30 mmol) en eter dietilico (60 ml) y se enfrio 66 ml, 1 M en éter dietílico) y la solución se dejó calentar reacción se enfrió a 0 ° C con agitación y se añadió ado un desprendimiento gradual de gas. Se continuó la ujeo a temperatura ambiente. Luego, la solución de la dietílico. El filtrado se concentró a presión reducida para o y algo de residuo de éter dietílico (36% por integración l (3,46 g, 78%) como un aceite incoloro. 1H NMR (250 1.85 (m, 4H).
clobutNmetoxi)pirazoM-carboxíNco

Se disolvieron 1-trifluorometN-ciclobutN-metanol dihidropirazol-1-carboxílico (1,63 g, 8,85 mmol) en tet mediante sonicación y se lavó abundantemente con g luego se añadió gota a gota azodicarboxilato de diisopr reacción se calentó a 50° C durante 16 horas. Después acetato de etilo (100 ml) y se lavó con una solución d (125 ml). Los orgánicos se secaron sobre sulfato de aceite amarillo bruto se purificó mediante cromatografí acetato de etilo en hexanos para proporcionar éster ter 50 g, 9,73 mmol) y éster terc-butílico del acido 3-oxo-2,3-drofurano anhidro (32 ml).). La solución se desgasificó itrógeno. Se añadió trifenilfosfina (2,55 g, 9,73 mmol) y (1,92 ml, 9,73 mmol). Una vez completada la adición, la enfriar a temperatura ambiente, la reacción se diluyó con róxido de sodio 1 M (2 x 100 ml) y luego con salmuera o, se filtraron y se concentraron a presión reducida. El trarrápida usando un método de gradiente de 0 -1 0 % de tílico del ácido 3-(1-trifluorometN-ciclobutilmetoxi)pirazol-1-carboxílico (2,48 g, 87%) como un sólido blanquecino. de retención: 3,74 minutos
Paso 2: sal de clorhidrato de 3-(1-trifluorometil-ciclob -MS m/z calc. 320.31, encontrado 321.1 (M+1)+. Tiempo
metoxi)-1H-pirazol

Se disolvió éster terc-butílico del ácido 3-(1-triflu mmol) en cloruro de hidrógeno 4 M en dioxano (77 m ambiente, seguido de la eliminación de los volátiles a pr trifluorometil-ciclobutilmetoxi)-1H-pirazol (1,95 g, 98%) co 221.2 (M+1)+. Tiempo de retención: 2,67 minutos.
Paso 3: éster terc-butílico del ácido 2-doro-6-[3-(1-trifl metil-ciclobutilmetoxi)-pirazol-1-carboxílico (2,48 g, 7,74 La solución se agitó durante la noche a temperatura ón reducida para producir la sal de clorhidrato de 3-(1-un polvo blanco. ESI-MS m/z calc. 220.20, encontrado
rometil-ddobutilmetoxi)-pirazol-1-il]-mcotmico

Se disolvieron al de clorhidrato de 3-(1-trifluoro terc-butílico del ácido 2,6-dicloro-nicotínico (1,89 g, 7,62 de potasio (4,21 g, 30,5 mmol) seguido de 1,4-diazabici temperatura ambiente durante la noche, luego se añadió etilo:hexanos 4:1 (100 ml). La fase orgánica se lavó co concentró a presión reducida. El aceite bruto se purificó de gradiente de acetato de etilo al 0-10% en hexanos trifluorometil-ciclobutilmetoxi)-pirazol-1-il]-nicotínico (1,94 encontrado 432.2 (M+1)+. Tiempo de retención: 4,61 min
Paso 4: ácido 2-doro-6-[3-(1-trifluorometil-ddobutilme l-ciclobutilmetoxi)-1H-pirazol (1,95 g, 7,61 mmol) y éster ol) en dimetilformamida (15 ml) y se añadió carbonato 2.2.2]octano (0,43 g, 3,8 mmol). La reacción se agitó a ua (150 ml) y la capa acuosa se extrajo con acetato de almuera (70 ml), se secó sobre sulfato de sodio y se diante cromatografía en gel de sílice usando un método ra producir éster terc-butílico del ácido 2-cloro-6-[3-(1-6 6 %) como un sólido blanco. ESI-MS m/z calc. 431.85, .
i)-pirazol-1-il]-mcotmico

Se disolvió éster terc-butílico del ácido 2-cloro (1,9 g, 4,40 mmol) en diclorometano (20 ml), y se añadió agitó a temperatura ambiente durante la noche, despué para producir ácido 2-cloro-6-[3-(1-trifluorometil-ciclobutil blanco. ESI-MS m/z calc. 375.74, encontrado 376.2 (M+1)
Paso 5: 2-cloro- N-(1,3-dimetilpirazol-4-il)sulfoml-6-[3-il]piridina-3-carboxamida
[3-(1-trifluorometil-ciclobutilmetoxi)-pirazol-1-il]-nicotínico do trifluoroacético (5,0 ml). La solución de la reacción se e lo cual se eliminaron los volátiles a presión reducida oxi)-pirazol-1-il]-nicotínico (1,61 g, 97%) como un sólido iempo de retención: 3,57 minutos.
-(trifluorometil)ddobutil]metoxi]pirazoM-

Se combinaron ácido 2-doro-6-[3-[[1-(trifluor mg, 0,2661 mmol) y CDI (51 mg, 0,3145 mmol) en THF en un vial (vial 1). Mientras tanto, se combinó cloruro amoniaco (aproximadamente 250,0 j l de 7 M, 1,750
agitar durante 2 0 min adicionales, los volátiles se el diclorometano al residuo sólido y también se evaporó. L a 60°C durante 5 minutos (para facilitar la eliminaci Después de enfriar a temperatura ambiente, se añadió se añadió el contenido del vial 1 al vial 2 con una je temperatura ambiente. La mezcla de la reacción se dilu cítrico 1 M. La capa acuosa se extrajo con 2 x 10 ml lavaron con salmuera, se secaron sobre sulfato de sodi se utilizó en el paso siguiente sin purificación (trifluorometil)ciclobutil]metoxi]pirazol-1-il]piridina-3-carb encontrado 533.1 (M+1)+; Tiempo de retención: 0,7 min
Paso 6: N-(1,3-dimetMpirazol-4-M)sulfoml-6-[3-[[ trimetilpirrolidin-1-il]piridina-3-carboxamida
l)cidobutil]metoxi]pirazol-1-il]piridina-3-carboxílico (100 |jl) y se agitó a temperatura ambiente durante 2 horas ,3-dimetilpirazol-4-sulfonilo (62 mg, 0,3185 mmol) con (en metanol) en un vial separado (vial 2). Después de ron del vial 2 por evaporación y se añadió 1 ml de se añadió DBU (60 pl, 0,4012 mmol) al vial 2 y se agitó amoniaco de cualquier cloruro de amonio residual). de THF y luego se evaporó a presión reducida. Luego, lla y la mezcla de la reacción se agitó durante 4 h a 10 ml de acetato de etilo y se lavó con 10 ml de ácido etato de etilo y los extractos orgánicos combinados se concentraron para dar un sólido blanco. Este material ional. 2-cloro-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-da (132 mg, 93%) ESI-MS m/z calc. 533.19076,
uorometM)ddobutM]metoxi]pirazoM-M]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,3-dimetilpiraz il]piridina-3-carboxamida (132 mg, 0,2477 mmol), (4S) mmol) y carbonato de potasio (206 mg, 1,491 mmol) e reacción se enfrió a temperatura ambiente y se añadió líquida se eliminó con una pipeta y los sólidos restant lavaron con 15 ml de ácido cítrico 1 M. Se separaron l veces adicionales con 15 ml de acetato de etilo. Los or sobre sulfato de sodio y se concentraron. El sólido res gel de sílice eluyendo con metanol al 0-10% en diclo il)sulfonil-6-[3-[[1-(trifluorometil)ciclobutil]metoxi]pirazol-(93 mg, 62%) Es I-MS m/z calculado 609.2345, encontr 1H NMR (400 MHz, DMSO) 8 12.36 (s, 1H), 8.37 (s, J=8.2 Hz, 1H), 6.18 (d, J=2.7 Hz, 1H), 4.48 (s, 2H), 3.8 1H), 2.32 (s, 3H), 2.31-2.26 (m, 2H), 2.20-2.07 (m, 4H J=11.3 Hz, 6 H), 1.42 (t, J=12.2 Hz, 1H), 0.81 (d, J=6.2
Síntesis de N-(1,3-dimetMpirazol-4-M)sulfoml-6-[ 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C sulfonil-6-[3-[[1-(trifluorometil)ciclobutil]metoxi]pirazol-1--trimetilpirrolidina (sal de clorhidrato) (111 mg, 0,7417 SO (500 jl) y se calentaron a 130° C durante 16 h. La e agua. Después de 15 minutos de agitación, la porción disolvieron con 2 0 ml de acetato de etilo y luego se as acuosa y orgánica y la capa acuosa se extrajo dos s se combinaron, se lavaron con salmuera, se secaron se purificó adicionalmente mediante cromatografía en ano para dar un sólido blanco, N-(1,3-dimetilpirazol-4-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida 0.3 (M+1 )+; Tiempo de retención: 2,14 minutos.
.22 (d, J=2.8 Hz, 1H), 7.75 (d, J=8.2 Hz, 1H), 6.95 (d, 3H), 2.56 (d, J=10.4 Hz, 1H), 2.41 (dd, J=10.2, 7.0 Hz, 1-1.92 (m, 1H), 1.88 (dt, J=11.8, 6.5 Hz, 1H), 1.55 (d, ).
(trifluorometM)ddopropM]metoxi]pirazoM-M]-2-[(4S)-esto 10)

Paso A: (1-(tnfmorometM)cidopropN)metanol

Se añadieron al matraz hidruro de litio y alu añadió THF (2,450 L) al embudo de adición y el sistem rápidamente a los gránulos de LAH, se agitó a temp deshacerse para dar una suspensión gris) y se enfrió ácido 1-(trifluorometil)ciclopropanocarboxílico (245 g, 1, durante 0,5-1 h, manteniendo la temperatura interna po hielo en fundición durante 14 horas. La suspensión gri lenta de agua (aproximadamente 75,92 g, 75,92 ml, 4, M, 457,9 mmol) y agua (aproximadamente 75,92 g, 75, que el sólido se volvió incoloro (~0,5 h), se trató con s aluminio se lavaron con tres porciones de THF caliente filtró y se concentró por evaporación a 55° C y 450 solución al 62% en peso (NMR) en THF (327 g, 91%). (d, J=6.0 Hz, 2H), 0.91-0.74 (m, 4H)
Paso 1: 3-[[1-(trifluorometil)ciclopropil]metoxi]piraz (aproximadamente 78,45 g, 2,067 mol) (gránulos), se cicló 3 veces con vacío/nitrógeno. El solvente se añadió ra ambiente durante 0,5 h (los gránulos comienzan a n baño de hielo. Se añadió lentamente una solución de mol) en THF (735,0 ml) mediante un embudo de adición ajo de 30° C. La suspensión gris se agitó en el baño de inactivó con enfriamiento con hielo mediante la adición ol), seguido de NaOH (aproximadamente 76,32 ml de 6 l, 4,214 mol). La suspensión gris se agitó a ~50° C hasta de magnesio (20 g), se filtró sobre Celite y las sales de filtrado se secó de nuevo sobre sulfato de magnesio, se para dar [1-(trifluorometil)ciclopropil]metanol como una MR (400 MHz, DMSO-d6 ) 6 4.94 (t, J=6.0 Hz, 1H), 3.56
arboxilato de terc-butilo

Se equipó un matraz de fondo redondo de calefactora, una sonda/controlador de temperatura J enfriado por agua y una entrada/salida de nitrógeno. El pirazol-2-carboxilato de terc-butilo (70 g, 0,3800 mol) solución transparente de color amarillo pálido. Se inició C. Luego, el recipiente se cargó con [1 -(trifluorometil)ci porción seguido de trifenilfosfina (109,6 g, 0,4180
transparente de color amarillo pálido resultante se transparente de color naranja rojizo) (82,3 ml, 0,4180 m resultado una exotermia gradual a 40° C y una solució reacción se calentó a una temperatura del recipiente d análisis por LC/MS indicó el consumo completo del m claro se concentró a presión reducida, y el aceite de tolueno (560 ml) y se agitó a temperatura ambiente dur de trifenilfosfina PM = 278,28). La lechada espesa se fil as de 5000 ml con un agitador mecánico, una manta , un embudo de adición, un condensador de reflujo iente se cargó en atmósfera de nitrógeno con 5-oxo-1H-trahidrofurano (840 ml, 12 ml/g) que proporcionó una gitación y se registró la temperatura del recipiente a 19° opil] metanol (58,56 g, 0,4180 mol) añadido puro en una añadida como un sólido en una porción. La solución luego con azodicarboxilato de diisopropilo (líquido ñadido gota a gota pura durante 1 hora, lo que dio como nsparente de color ámbar claro. Luego, la mezcla de la C y la condición se mantuvo durante 2 horas, cuando el l de partida. La mezcla de la reacción de color ámbar r ámbar oscuro trasparente resultante se suspendió en 1 hora, tiempo durante el cual precipitó un sólido (óxido través de un embudo Buchner de frita de vidrio y la torta
del filtro se lavó por desplazamiento con tolueno (150 ámbar trasparente se concentró a presión reducida p material se purificó mediante cromatografía ultrarrápida RediSep de 1,5 kg de Celite) eluyendo con un gradiente fracciones de 450 ml. El producto eluye aproximadame combinaron y concentraron a presión reducida para pro producto deseado 3-[[1-(trifluorometil)ciclopropil]metoxi] NMR (400 MHz, DMSO-d6 ) 6 8.10 (d, J=2.9 Hz, 1H), J=4.9, 1.3 Hz, 4H). ESI-MS m/z calc. 306.11914, encontr
Paso 2: 3-[[1-(Trifluorometil)ciclopropil]metoxi]-1H-pi luego se extrajo durante 30 minutos. El filtrado de color proporcionar un aceite de color ámbar trasparente. El columna de gel de sílice (carga sólida en una columna hexano al 100% a EtOAc al 20% en hexano recogiendo l 5% de EtOAc en hexano. Las fracciones deseadas se onar un aceite color amarillo pálido trasparente como el l-1-carboxilato de terc-butilo (81 g, 0,264 mol, 70%). 1H (d, J=3.0 Hz, 1H), 4.31 (s, 2H), 1.55 (s, 9H), 1.07 (dp, 259.0 (M-48)+; Tiempo de retención: 1,76 minutos
l

Se equipó un matraz de fondo redondo de 3 calefactora, una sonda de temperatura J-Kem, un conde una entrada/salida de nitrógeno. El recipiente s (trifluorometil)ciclopropil]metoxi]pirazol-1-carboxilato de t y alcohol metílico (320 ml, 4 ml/g) que proporcionó un agitación y se registró la temperatura del recipiente a dioxano (195,9 ml, 0,7836 mol) que posteriormente se a una exotermia gradual a 30° C. La solución de color temperatura del recipiente de 45° C y la condición se m finalización de la reacción. La mezcla de la reacción se presión reducida. El residuo restante se disolvió en tercdecantación y se repartió con una solución de hidróxid orgánica y se extrajo la fase acuosa residual con terclavó con una solución saturada de cloruro de sodio (500 través de un embudo Buchner de frita de vidrio. El fil presión reducida para proporcionar un aceite de color proporcionar un sólido blanco (49,5 g, 0,240 (Trifluorometil)ciclopropil]metoxi]-1H-pirazol. 1H NMR (4 5.67 (d, J=2.4 Hz, 1H), 4.19 (s, 2H), 1.09-0.97 (m, 4H). Tiempo de retención: 1,07 minutos.
Paso 3: 2-doro-6-[3-[[1-(trifluorometM)ddopropM]met as de 5000 ml con un agitador mecánico, una manta or de reflujo enfriado por agua, un embudo de adición y argó en una atmósfera de nitrógeno con 3-[[1-utilo (80 g, 0,2612 mol), diclorometano (320 ml, 4 ml/g) ución transparente de color amarillo pálido. Se inició la . El embudo de adición se cargó con HCl 4 M en 1,4-ó gota a gota durante 1 hora, lo que dio como resultado arillo pálido transparente resultante se calentó a una o durante 1 hora, cuando el análisis por LC/MS indicó la enfriar a temperatura ambiente y luego se concentró a metil éter (640 ml) y luego se transfirió a un embudo de sodio 2 M (391,8 ml, 0,7836 mol). Se eliminó la capa metil éter (2 x 200 ml). La fase orgánica combinada se se secó sobre sulfato de sodio (300 g) y luego se filtró a de color amarillo pálido transparente se concentró a arillo claro transparente que solidificó al reposar para l, 92%), como el producto deseado 3-[[1-Hz, DMSO-d6 ) 6 11.90 (s, 1H), 7.51 (d, J=2.4 Hz, 1H), MS m/z calculado 206.0667, encontrado 207.0 (M+1)+;
pirazoM-M]piridma-3-carboxMato de terc-butilo

Se equipó un matraz de fondo redondo de 3 enfriamiento usado como contención secundaria, una enfriado por agua, un embudo de adición y una entrada/ de nitrógeno con 3-[[1-(trifluorometil)ciclopropil]metoxi]-ml, 12 ml/g) que proporcionó una solución transparente la temperatura del recipiente a 17° C. Luego, el recipient (54,16 g, 0,2183 mol) añadido como un sólido en transparente resultante se trató con carbonato de pot porción seguido de 1,4-diazabiciclo[2.2.2]octano (3,67 porción. La suspensión de color amarillo pálido resultan La mezcla de la reacción se enfrió a 10° C con un b adición se cargó con agua (540 ml) añadida gota a suspensión espesa y una exotermia a 15° C. La susp minutos y luego se filtró a través de un embudo Bu s de 5000 ml con un agitador mecánico, un baño de da de temperatura J-Kem, un condensador de reflujo a de nitrógeno. El recipiente se cargó en una atmósfera irazol (45 g, 0,2183 mol) y N,N-dimetilformamida (540 olor amarillo pálido. Comenzó la agitación y se registró cargó con 2,6-dicloropiridina-3-carboxilato de terc-butilo porción. Luego, la solución de color amarillo pálido (39,22 g, 0,2838 mol) añadido como un sólido en una g, 0,4 g). 03274 mol) añadido como un sólido en una dejó agitar a temperatura ambiente durante 24 horas. de enfriamiento de agua/hielo triturado. El embudo de durante 45 minutos, lo que dio como resultado una n resultante se continuó agitando a 15° C durante 30 r de frita de vidrio. La torta de filtración se lavó por
desplazamiento con agua (2 x 500 ml) y luego se introd secar al aire durante la noche para proporcionar (73 g, [3-[[1-(trifluorometil)cidopropil]metoxi]pirazol-1-il]piridina encontrado 361.9 (M+1)+; Tiempo de retención: 2.27 mi
Paso 4: ácido 2-doro-6-[3-[[1-(trifluorometN)ddopro el Buchner durante 2 horas. Luego, el material se dejó mol, 80%) de un sólido granular blanco como 2-cloro-6-rboxilato de terc-butilo. ESI-MS m/z calc. 361.0441, .
etoxi]pirazoM-M]piridma-3-carboxnico

Se equipó un matraz de fondo redondo de calefactora, una sonda/controlador de temperatura J enfriado por agua y una entrada/salida de nitrógeno.
cloro-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il] propanol (350 ml) que proporcionó una suspensión bl del recipiente a 19° C. El embudo de adición se cargó gota a gota durante 10 minutos, lo que dio como res calentó luego a reflujo (temperatura del recipiente ~8 solución transparente de color amarillo pálido (temperat reflujo durante ~30 minutos, comenzó a precipitar un s minutos más, momento en el cual se añadió gota a g calor y se continuó agitando la suspensión y se dejó recogió mediante filtración al vacío en un embudo desplazamiento con 1 :1 de agua/2 -propanol ( 1 0 0 ml) Buchner durante 30 minutos. El material se secó adicio proporcionar ácido 2-cloro-6-[3-[[1-(trifluorometil)ciclopr 92%) como un sólido blanco. H NMR (400 MHz, DMSO 1H), 7.74 (d, J=8.4 Hz, 1H), 6.24 (d, J=2.9 Hz, 1H), 4 encontrado 361,9 (M+1)+; Tiempo de retención: 3,23 mi
Paso 5: 2-doro-N-(1,3-dimetMpirazol-4-M)sulfoml-6-[ 3-carboxamida
as de 1000 ml con un agitador mecánico, una manta , un embudo de adición, un condensador de reflujo ipiente se cargó en una atmósfera de nitrógeno con 2-na-3-carboxilato de terc-butilo (70 g, 0,1675 mol) y 2-cina. Se inició la agitación y se registró la temperatura HCl acuoso 6 M (139,6 ml, 0,8375 mol) que se añadió una exotermia a 30° C. La suspensión resultante se . Tras calentarse, la suspensión se convierte en una el recipiente ~75° C en este punto). Después de agitar a Se continuó agitando la suspensión a reflujo durante 30 gua (210 ml) durante 15 minutos. Luego, se eliminó el ar lentamente a temperatura ambiente. El material se er de frita de vidrio y la torta del filtro se lavó por ido de agua ( 2 x 10 0 ml) y luego se introdujo en el nte en un horno de vacío a 45° C durante 24 horas para etoxi]pirazol-1-il]piridina-3-carboxílico. (56 g, 0,155 mol, 13.64 (s, 1H), 8.44 (d, J=2.9 Hz, 1H), 8.41 (d, J=8.4 Hz, , 2H), 1.16-1.07 (m, 4H). ESI-MS m/z calc. 361.0441, .
(trifluorometM)ddopropM]metoxi]pirazoM-M]piridma-
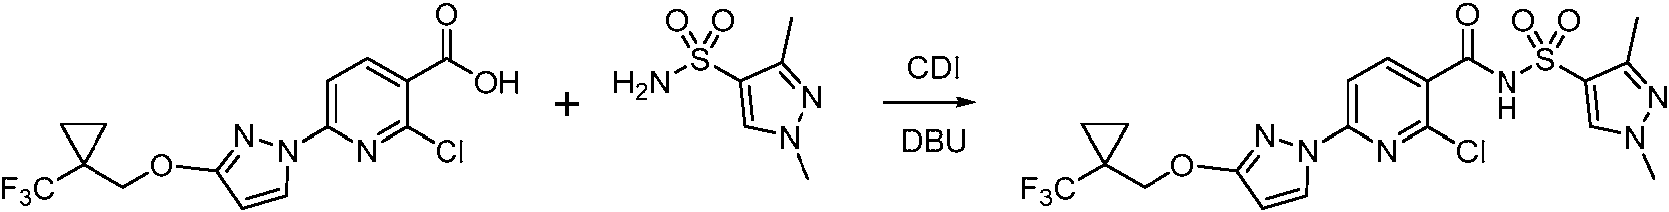
A una solución de ácido 2-cloro-6-[3-[[1-(tr (1,05 g, 2,903 mmol) en THF (20,0 ml) se le añadió car a temperatura ambiente durante 1 hora. Luego, se mmol) y DBU (670,0 pl, 4,480 mmol). La mezcla se agi reacción se inactivó con una solución saturada de cloru combinados se lavaron con salmuera, se secaron sobr (1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-(trifluorometil)ciclo como un sólido blanco pegajoso, que se usó tal c encontrado 51.,4 (M+1)+; Tiempo de retención: 0,66 mi
Paso 6: N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-trimetilpirrolidin-1-il]pyridina-3-carboxamida
metil)ciclopropil]metoxi]pirazol-1-il]piridina-3-carboxilico diimidazol (670,8 mg, 4,137 mmol). La solución se agitó ron 1,3-dimetilpirazol-4-sulfonamida (580,5 mg, 3,313 emperatura ambiente durante 3 horas. La mezcla de la amonio y se extrajo con acetato de etilo. Los extractos fato de sodio y se evaporaron para producir 2-cloro-N-l]metoxi]pirazol-1 -il]piridina-3-carboxamida (1,4 g, 93%) la reacción siguiente. ESI-MS m/z calc. 518.0751,
orometil)cidopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4-

Se disolvió 2-doro-N-(1,3-dimetNpirazolil]piridina-3-carboxamida (190 mg, 0,3662 mmol) e (aproximadamente 124,4 mg, 1,099 mmol) seguido d 303,6 mg, 2,197 mmol). Se dejó agitar la mezcla de la r se diluyó con EtOAc (50 ml) y se lavó con ácido cítri orgánica se secó sobre sulfato de sodio, se filtró y se cromatografía en columna de gel de sílice: columna d 5%. Se obtuvo N-(1,3-dimetilpirazol-4-il)sulfonil-6-[ trimetilpirrolidin-1 -il]piridina-3-carboxamida (49,5 mg, encontrado 596.5 (M+1)+; Tiempo de retención: 2,06 (s, 1H), 8.21 (d, J=2.8 Hz, 1H), 7.73 (d, J=8.2 Hz, 1H), 2H), 3.80 (s, 3H), 2.56 (t, J=10.4 Hz, 1H), 2.44 (t, J=8 . 6 J=11.9, 5.6 Hz, 1H), 1.56 (s, 3H), 1.53 (s, 3H), 1.42 (t, J
Síntesis de dos enantiómeros de 2-(4-terc-butN-2,2 [3-[[1-(trifluorometil)cidopropil]metoxi]pirazol-1-il]pi ulfonN-6-[3-[[1-(trifluorometN)cidopropN]metoxi]pirazoM-SO (1 ml) y se añadió (4S)-2,2,4-trimetilpirroMdina onato de potasio finamente molido (aproximadamente ión a 130° C durante la noche. La mezcla de la reacción uoso 1 M (1 x 50 ml) y salmuera (1 x 50 ml). La capa ntró a presión reducida. El producto se aisló mediante de sílice de 12 gramos, gradiente de MeOH/DCM al 0-trifluorometil)ciclopropil]metoxi]pirazol-1 -il]-2-[(4S)-2,2,4-310 mmol, 22,70%). ESI-MS m/z calc. 595.2189, s. 1H NMR (400 MHz, DMSO-d6 ) 8 12.32 (s, 1H), 8.35 (d, J=8.2 Hz, 1H), 6.14 (d, J=2.8 Hz, 1H), 4.42-4.30 (m, H), 2.32 (s, 3H), 2.18 (dq, J=12.0, 5.9 Hz, 1H), 1.87 (dd, Hz, 1H), 1.12-1.05 (m, 4H), 0.82 (d, J=6.3 Hz, 3H).
tN-pirroMdm-1-M)-N-(1,3-dimetNpirazol-4-M)sulfoml-6-a-3-carboxamida

Paso 1: 3,3-dimetilbutanonitrilo

Se añadió cianuro de sodio (9,20 g, 187,7 m 104,2 mmol) en DMSO (100 ml) y la mezcla de la rea temperatura ambiente, la mezcla de la reacción se verti ml). Las capas orgánicas se combinaron, se lavaron c secaron sobre sulfato de magnesio, se filtraron y dimetilbutanonitrilo (11,78 ml que contenía un 50% transparente.
1H NMR (300 MHz, CDCl3) ppm 1.09 (s, 9H), 2.22 (s, 2
Paso 2: 2-terc-butil-4-metil-pent-4-ennitrilo
una solución de 1-bromo-2,2-dimetilpropano (15,74 g, se agitó a 90° C durante la noche. Una vez enfriada a agua (900 ml) y se extrajo usando éter dietílico (3 x 300 l 3 N (300 ml), agua (300 ml) y salmuera (300 ml), se concentraron a presión reducida para producir 3,3-éter dietílico, 58% de rendimiento) como un líquido

Se añadió n-butil-litio (27,2 ml de 2,5 M, 68, mmol) en THF seco (100 ml) a -78° C y la mezcla se a durante 15 minutos, luego se enfrió de nuevo a -78° 61,75 mmol) y la mezcla de la reacción se agitó a -78° mol) a una solución de diisopropilamina (8,7 ml, 62,07 esta temperatura durante 15 minutos, calentado a 0° C spués de eso, se añadió 3,3-dimetilbutanonitrilo (6,0 g, rante 1 hora. Se añadió 3-cloro-2-metil-prop-1-eno (12,1
ml, 123,6 mmol) y la mezcla de la reacción se calentó l ambiente durante la noche. La mezcla de la reacción se capa orgánica se secó sobre sulfato de magnesio y s metil-pent-4-ennitrilo (10,69 g, 87% de pureza (13% de 1H NMR (300 MHz, CDCl3) ppm 1.08 (s, 9H), 1.78 (s, 3 J=9.4 Hz, 2H).
Paso 3: 2-terc-butil-4-metil-pent-4-en-1-amina
ente a temperatura ambiente y se agitó a temperatura ó con DCM (200 ml) y se lavó con agua (3 x 100 ml). La centró a presión reducida para producir 2-terc-butil-4-99% de rendimiento) como un aceite amarillo.
17-2.28 (m, 2H), 2.46 (dd, J=11.3, 4.8 Hz, 1H), 4.91 (d,

Se suspendió hidruro de litio y aluminio (9,3 añadió 2-terc-butil-4-metil-pent-4-enitrilo (9,30 g, 61,49 ambiente durante la noche bajo nitrógeno. La mezcla d NaOH 2 N (10 ml) y agua (30 ml). La mezcla se agitó sulfato de magnesio y se continuó la agitación durante éter dietílico y se concentró a presión reducida pa contiene 29% mol de solvente, 79 % de rendimiento) co 1H NMR (300 MHz, CDCl3) ppm 0.91 (s, 9H), 1.22-1.45 1H), 2.56 (dd, J=13.1, 6.0 Hz, 1H), 2.83 (dd, J=13.1, 3.7
Paso 4: 4-terc-butil-2,2-dimetil-pirrolidina
45,8 mmol) en éter dietílico seco (250 ml) a 0° C. Se l), y la mezcla de la reacción se agitó a temperatura acción se enfrió a 0° C y se inactivó con agua (10 ml), eratura ambiente durante 30 minutos, luego se añadió utos más. La reacción se filtró sobre Celite, se lavó con oducir 2-terc-butil-4-metil-pent-4-en-1-amina (10,70 g, líquido amarillento.
H), 1.76 (s, 3H), 1.87-1.98 (m, 1H), 2.20 (d, J=14.1 Hz, H), 4.73-4.82 (m, 2H).

Se añadieron bis 1,5-ciclooctadieno)rodio(I) t 0,77 mmol) a una solución de 2-terc-butil-4-metil-penttubo sellado, y la mezcla de la reacción se burbujeó co 120° C durante 48 horas. Una vez enfriada a tempera mezcla de la reacción se concentró a presión reducida éter dietílico (3 x 20 ml). La capa acuosa se basificó a éter dietílico (3 x 20 ml). Las capas orgánicas se combi presión reducida para producir 4-terc-butil-2,2-dimetil marrón.
1H NMR (300 MHz, CDCl3) ppm 0.85 (s, 9H), 1.14 (s, 2.12 (m, 1H), 2.73 (dd, J=11.3, 8.7 Hz, 1H), 2.97 (dd, J=
Paso 5: 2-(4-terc-butN-2,2-dimet (trifluorometil)cidopropil]metoxi]pirazol-1-il]piridina oroborato (262 mg, 0,64 mmol) y DavePhos (305 mg, -amina (2,00 g, 12,88 mmol) en dioxano (12 ml) en un geno durante 5 minutos. El tubo se selló y se calentó a mbiente, se añadió HCl 4 M en dioxano (6,0 ml) y la siduo se diluyó con HCl 1 N (20 ml) y se lavó usando 9 con NaOH 2 N y la solución resultante se extrajo con se secaron sobre sulfato de sodio y se concentraron a ina (1,18 g, rendimiento del 59%) como un líquido .19 (s, 3H), 1.24-1.32 (m, 1H), 1.50-1.63 (m, 2H), 2.00 8.2 Hz, 1H).
oNdm-1-M)-N-(1,3-dimetNpirazol-4-N)sulfoml-6-[3-[[1-boxamida (Compuesto 40)

A una solución de 2-cloro-N-(1,3-dimetilpirazol il]piridina-3-carboxamida (300,6 mg, 0,5793 mmol) y DMSO anhidro (6,012 ml) se añadió fluoruro de cesio ( 130° C durante 16 h en un baño de aceite. La mezcla fase inversa utilizando un gradiente de acetonitrilo al 5 pirrolidin-1 -il)-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-(tr carboxamida racémica (78 mg, 2 0 %) como un sólido bl Tiempo de retención: 2,32 minutos.
1H NMR (400 MHz, Cloroformo-d) 6 8.37-8.31 (m, 1H), 5.99 (d, J=2.8 Hz, 1H), 4.39 (s, 2H), 3.86 (s, 3H), 3.35 ( 1.86 (m, 2H), 1.36 (s, 3H), 1.32 (s, 3H), 1.20-1.12 (m, 2 ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-butil-2,2-dimetil-pirrolidina (272,8 mg, 1,757 mmol) en mg, 2,904 mmol). La mezcla de la reacción se agitó a reacción se filtró y se purificó mediante HPLC-MS de en HCl 5 mM para producir 2-(4-terc-butil-2,2-dimetilmetil)ciclopropil]metoxi]pirazol-1 -il]piridina-3-ESI-Ms m/z calc. 637.2658, encontrado 638.6 (M+1 )+;
(d, J=2.8 Hz, 1H), 8.07 (s, 1H), 7.54 (d, J=8.2 Hz, 1H), 19.1, 9.8 Hz, 2H), 2.46 (s, 3H), 2.44-2.37 (m, 1H), 1.94 9-0.94 (m, 2H), 0.97 (s, 9H).
Paso 6: Dos enantiómeros de 2-(4-terc-butN-2,2-di [[1-(trifluorometN)cidopropN]metoxi]pirazoM-M]pirid pirroNdm-1-M)-N-(1,3-dimetNpirazol-4-N)sulfonN-6-[3-carboxamida

Se purificó 2-(4-terc-butil-2,2-d (trifluorometil)cidopropil]metoxi]pirazol-1-il]piridina-3-carb quiral usando una columna ChiralPak AD-3 (250x10 mm presión de 10 0 bar y un caudal de 10 ml/min.
Pico 1: Enantiómero puro 1 de 2-(4-terc-butil-2,2-d (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-ee (Compuesto 53). Es I-MS m/z calc. 637.2658, en 1H NMR (400 MHz, Chloroform-d) 8 13.68 (s, 1H), 8 7.53 (d, J=7.9 Hz, 1H), 5.98 (d, J=2.7 Hz, 1H), 4.39 2.39 (t, J=9.1 Hz, 1H), 1.96-1.84 (m, 2H), 1.36 (s, 3 9H).
Pico 2: Enantiómero 2 puro de 2-(4-terc-butil-2,2-d (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-(Compuesto 54). Es I-MS m/z calc. 637.2658, encon NMR (400 MHz, Chloroform-d) 8 13.69 (s, 1H), 8.32 (d, J=8.5 Hz, 1H), 5.99 (d, J=2.8 Hz, 1H), 4.40 (s, 2H) 1H), 1.94-1.87 (m, 2H), 1.36 (s, 3H), 1.33 (s, 3H), 1.1 Síntesis de dos enantiómeros de N-(1,3-dimetNpiraz [3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il]piri l-pirrolidin-1-il)-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-ida racémica (78 mg, 0,122 mmol) mediante SFC jm), eluyendo con metanol al 15%, 85% de CO2, a una
l-pirrolidin-1-il)-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-xamida (24,9 mg, 7%) con 100% de pureza y 98% de ado 638.6 (M+1 )+; Tiempo de retención: 1,19 minutos. d, J=8.2 Hz, 1H), 8.23 (d, J=2.8 Hz, 1H), 8.06 (s, 1H), H), 3.86 (s, 3H), 3.35 (t, J=11.1 Hz, 2H), 2.46 (s, 3H), 33 (s, 3H), 1.17-1.12 (m, 2H), 0.98-0.90 (m, 2H), 0.96 (s,
l-pirrolidin-1-il)-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[[1-xamida (25,0 mg) con 100% de pureza y 98% de ee 638.6 (M+1 )+; Tiempo de retención: 1 , 18 minutos. 1H =8 . 6 Hz, 1H), 8.24 (d, J=2.8 Hz, 1H), 8.07 (s, 1H), 7.53 6 (s, 3H), 3.43-3.27 (m, 2H), 2.46 (s, 3H), 2.44-2.32 (m, 3 (m, 2H), 0.99-0.94 (m, 2H), 0.97 (s, 9H).
N)sulfonN-2-(4-isopropN-2,2-dimetN-pirroNdm-1-M)-6--3-carboxamida

Paso 1: Éster etílico del ácido 2-isopropil-3-oxo-butíri

A terc-butóxido de potasio (61,7 g, 550 mmol) a gota acetoacetato de etilo (64 ml, 500 mmol). A est Después de calentar durante la noche a 70° C, la reacci la reacción se calentó 24 horas adicionales a 70° C. A l acuoso saturado (250 ml) y se extrajo con éter dietílic mediante cromatografía en columna de gel de sílice us del ácido 2-isopropil-3-oxo-butírico (55,11 g, 64%) co 173.0 (M1). Tiempo de retención: 2,99 minutos.
1H NMR (250 MHz, CDCl3) (ppm): 0.87-1.07 (m, 6 H) 1. J=9.45 Hz, 1H) 4.19 (q, J=7.07 Hz, 2H).
Paso 2: éster etílico del ácido 3-metil-2-metilen-butír ahidrofurano (1 l) en un baño de hielo se le añadió gota ución se le añadió 2-yodopropano (55 ml, 750 mmol).
enfrió y se añadió 2-yodopropano (18 ml, 250 mmol) y ción se le añadió agua (250 ml) y bicarbonato de sodio x 250 ml). El bruto se concentró al vacío y se purificó hexanos-acetato de etilo al 0-7% para dar éster etílico aceite amarillo. ESI-MS m/z calc. 172.2, encontrado
J=7.14 Hz, 3H) 2.23 (s, 3H) 2.32-2.52 (m, 1H) 3.18 (d,

Se enfrió una solución de éster etílico del tetrahidrofurano (1,07 l) a -78° C. Se añadió solución de ml), 343,0 mmol) gota a gota y se retiró el baño de hiel 78° C y se añadió paraformaldehído (43 g, 1,4 mol) e hielo seco y se dejó calentar a temperatura ambiente Celite. El filtrado se concentró al vacío y el material bru 72-75° C a 67 torr para dar éster etílico del ácido trasparente.
1H NMR (250 MHz, CDCl3) (ppm): 1.09 (d, J=6.92 Hz, 6 Hz, 2H) 5.51 (d, J=1.21 Hz, 1H) 6.12 (s, 1H).
Paso 3: Éster etílico del ácido 2-isopropil-4-metil-4-n 2-isopropil-3-oxo-butírico (53,77 g, 312,2 mmol) en imetilsilil)amida de litio 1,0 M en tetrahidrofurano (343,0 durante 30 minutos. La reacción se volvió a enfriar a -porción. Después de 30 minutos, se retiró el baño de te la noche. Después, la reacción se filtró a través de purificó por destilación, la fracción de recogida hierve a til-2-metilen-butírico (19,63 g, 40%) como un aceite
31 (t, J=7.14 Hz, 3H) 2.75-2.90 (m, 1H) 4.22 (d, J=7.14
entanoico

Se añadieron éster etílico del ácido 3-metil-2-24,2 mmol) a acetonitrilo (250 ml). Se añadió gota a got mezcla de la reacción se agitó durante 16 horas a te añadió al residuo ácido clorhídrico 1 M (200 ml). El pro El residuo bruto se purificó mediante cromatografía e dietílico para dar éster etílico del ácido 2-isopropil-4-met 1H NMR (250 MHz, CDCl3) (ppm): 0.83-0.97 (m, 6 H) 1. H) 2.06-2.22 (m, 2H) 2.25-2.45 (m, 1H) 4.07-4.21 (m, 2
Paso 4: 3-isopropil-5,5-dimetil-pirrolidin-2-ona
-butírico (15,6 g, 109,7 mmol) y 2-nitropropano (2,2 ml, -diazabiciclo[5.4.0]undec-7-eno (3,6 ml, 24,2 mmol) y la tura ambiente. El acetonitrilo se eliminó al vacío y se se extrajo con éter dietílico (3 x 150 ml) y se concentró. mna de gel de sílice usando 0-15% de hexanos-éter tropentanoico (13,4 g, 53%) como un aceite incoloro.
5 (m, 3H) 1.54 (d, J=17.03 Hz, 6 H) 1.86 (d, J=13.21, 1

A una solución de éster etílico del ácido 2-isop (100 ml) se le añadió níquel Raney (~2 g, 34,0 mmol) y 60° C y 120 PSI durante 24 horas. Después se añadió a 60°C y 120 PSI durante la noche durante 24 horas. concentró para dar una mezcla de ácido 4-amino-2-is ona. La mezcla se disolvió en tolueno (125 ml) y se ca residuo se purificó mediante cromatografía en columna para dar 3-isopropil-5,5-dimetil-pirrolidin-2-ona (6,18 encontrado 155.3 [M+1]. Tiempo de retención: 2,14 min 1H NMR (250 MHz, CDCl3) (ppm): 0.87 (d, J=6.81 Hz, 1.76 (m, 1H) 1.84-1.96 (m, 1H) 2.13-2.30 (m, 1H) 2.57 (
Paso 5: Éster terc-butílico del ácido 4-isopropil-2,2-metil-4-nitro-pentanoico (14,6 g, 63,2 mmol) en etanol cción fue calentado bajo una atmósfera de hidrógeno a íquel Raney (~1 g, 17,0 mmol) y la reacción se calentó eacción se filtró a través de Celite y el licor madre se il-4-metilpentanoico y 3-isopropil-5,5-dimetil-pirrolidin-2-a 1 10 ° C durante 16 horas. Se eliminó el solvente y el el de sílice usando 0 -10 % de diclorometano - metanol ) como un sólido tostado. ESI-MS m/z calc. 155.0, 0.97 (d, J=6.92 Hz, 3H) 1.27 (d, J=10.66 Hz, 6 H) 1.64 =10.57, 8.98, 4.61 Hz, 1H) 5.59 (br. s., 1H).
l-pirrolidin-1-carboxílico

A una suspensión de hidruro de litio y alu temperatura ambiente se le añadió gota a gota una sol mmol) en tetrahidrofurano (7 ml) y la reacción se cal luego en un baño de hielo y se añadió 2-metiltetrahidr Luego, la reacción se extrajo con 2-metiltetrahidrofuran para proporcionar 4-isopropil-2,2-dimetilpirrolidina bruta trató con dicarbonato de di-terc-butilo (1,72 g, 7,88 mm dejó calentar durante 48 horas. Luego, la reacción se extrajo con diclorometano (2 x 50 ml). La capa orgá cromatografía en columna de gel de sílice usando 0-3 ácido 4-isopropil-2,2-dimetil-pirrolidin-1-carboxílico (1,2 encontrado 242.0 [M+1]. Tiempo de retención: 4,01 min
Paso 6: clorhidrato de 4-isopropil-2,2-dimetil-pirroli (1,00 g, 26,28 mmol) en tetrahidrofurano (15 ml) a de (3-isopropil-5,5-dimetil-pirrolidin-2-ona (1,02 g, 6,57 60° C durante 3 días. Después, la reacción se enfrió no (20 ml) seguido de sal de Rochelle acuosa (50 ml).
50 ml), se secó sobre sulfato de sodio y se concentró aterial bruto se disolvió en diclorometano (26 ml) y se N,N-diisopropiletilamina (1,4 ml, 7,88 mmol) a 0° C y se ó en bicarbonato de sodio acuoso al 5% (40 ml) y se e secó sobre sulfato de sodio y se purificó mediante e hexanos-éter dietílico para dar éster terc-butílico del 6%) como un aceite amarillo. ESI-MS m/z calc. 241.0,

A éster terc-butílico del ácido 4-isopropil-2,2-d diclorometano (15 ml) seguido de ácido clorhídrico 4 durante la noche a temperatura ambiente y se concent dar clorhidrato de 4-isopropil-2,2-dimetil-pirrolidina (669 141.0, encontrado 140.6 [M+1]. Tiempo de retención: 1, 1H NMR (250 MHz, CDCl3) (ppm): 0.87 (dd, J=6.43, 3 (dd, J=12.69, 7.53 Hz, 1H) 1.99-2.21 (m, 1H) 2.88 (t, J=
Paso 7: N-(1,3-dimetNpirazol-4-(trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina -pirrolidin-1 -carboxílico (1,23 g, 5,1 mmol) se le añadió 1,4-dioxano (5 ml, 20,0 mmol). La reacción se agitó l residuo se sonicó con hexanos (30 ml) y se filtró para 4%) como un sólido cristalino blanco. ESI-MS m/z calc. inutos.
z, 6H) 1.30 (s, 3H) 1.40 (s, 3H) 1.42-1.59 (m, 2H) 1.91 z, 1H).
oml-2-(4-isopropN-2,2-dimetN-pirroNdm-1-M)-6-[3-[[1-rboxamida (Compuesto 41)

A una solución de 2-cloro-N-(1,3-dimetilpirazol il]piridina-3-carboxamida (300 mg, 0,5781 mmol) y 4 DMSO anhidro (5,0 ml) se añadió fluoruro de cesio (4 130° C durante 16 h en un baño de aceite. La mezcla resultante se recogió por filtración y se secó. El materia de sílice usando 10-100% de EtOAc-hexanos para dimetil-pirrolidin-1-il)-6-[3-[[1-(trifluorometil)ciclopropil]m 25%) como un sólido amorfo blanco. ESI-MS m/z calc 2,25 minutos.
1H NMR (400 MHz, Cloroformo-d) 68.32 (d, J=8.5 Hz, 1H), 5.99 (d, J=2.8 Hz, 1H), 4.39 (s, 2H), 3.86 (s, 3H), 2.46 (s, 3H), 2.16 (d, J=9.6 Hz, 1H), 2.11-2.03 (m, 1H), 1.39 (s, 3H), 1.31 (s, 3H), 1.20-1.11 (m, 2H), 0.98 (d, J
Paso 8: Dos enantiómeros de N-(1,3-dimetilpirazo [[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il]pirid ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-opil-2,2-dimetil-pirrolidina (250,0 mg, 1,770 mmol) en mg, 2,962 mmol). La mezcla de la reacción se agitó a reacción se vertió sobre hielo triturado. El sólido marrón o se purificó mediante cromatografía en columna de gel ucir N-(1,3-dimetilpirazol-4-il)sulfonil-2-(4-isopropil-2,2-irazol-1-il]piridina-3-carboxamida racémica (90 mg, .2502, encontrado 624.5 (M+1)+; Tiempo de retención
8.22 (d, J=2.8 Hz, 1H), 8.06 (s, 1H), 7.54 (d, J=8.5 Hz, (dd, J=10.3, 8.5 Hz, 1H), 3.25 (dd, J=10.4, 7.9 Hz, 1H), (dd, J=12.0, 10.1 Hz, 1H), 1.67 (dt, J=9.5, 6.6 Hz, 1H), z, 3H), 0.96-0.94 (m, 2H), 0.92 (d, J=6.6 Hz, 3H).
)sulfonil-2-(4-isopropil-2,2-dimetil-pirrolidin-1-il)-6-[3--carboxamida

Se purificó N-(1,3-dimetilpira (trifluorometil)cidopropil]metoxi]pirazol-1-il]piridina-3-car usando una columna Chiralpak AD-3 (250x10 mm, 5 presión de 10 0 bar y un caudal de 10 ml/min.
Pico 1: Enantiómero puro 1 de N-(1,3-dimetNpira (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3 ESI-MS m/z calc. 623,2502, encontrado 624.5 (M+1) 1H NMR (400 MHz, Cloroformo-d) 8 13.91 (s, 1H), 7.52 (d, J=8.5 Hz, 1H), 5.98 (d, J=2.8 Hz, 1H), 4.39 J=10.4, 7.9 Hz, 1H), 2.46 (s, 3H), 2.16 (dt, J=17.4, 10.1 Hz, 1H), 1.71-1.57 (m, 1H), 1.39 (s, 3H), 1.31 (m, 2H), 0.92 (d, J=6.5 Hz, 3H).
Pico 2: Enantiómero puro 2 de N-(1,3-dimetilpira (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3 ESI-MS m/z calc. 623.2502, encontrado 624.5 (M+1 1H NMR (400 MHz, Cloroformo-d) 8 13.75 (s, 1H), 7.45 (d, J=8.5 Hz, 1H), 5.96 (d, J=2.8 Hz, 1H), 4.39 J=10.4, 8.0 Hz, 1H), 2.45 (s, 3H), 2.18-2.01 (m, 2H), 1.38 (s, 3H), 1.32 (s, 3H), 1.18-1.12 (m, 2H), 0.97 (d, Síntesis de N-(1,3-dimetNpiraz (trifluorometM)cidopropM]metoxi]pirazoM-M]piridma l)sulfonil-2-(4-isopropil-2,2-dimetil-pirrolidin-1-il)-6-[3-[[1-ida racémica (90 mg, 0,144 mmol) por SFC quiral eluyendo con 15% de metanol, 85% de CO2, a una
)sulfonN-2-(4-isopropN-2,2-dimetN-pirroNdin-1-N)-6-[3-[[1-xamida (33,8 mg, 19%); (>98% ee) (Compuesto 46). mpo de retención: 2,25 minutos.
d, J=8.5 Hz, 1H), 8.22 (d, J=2.8 Hz, 1H), 8.07 (s, 1H), 1.7 Hz, 2H), 3.85 (s, 3H), 3.49-3.40 (m, 1H), 3.25 (dd, z, 1H), 2.06 (dd, J=12.0, 7.6 Hz, 1H), 1.77 (dd, J=12.0, ), 1.19-1.12 (m, 2H), 0.98 (d, J=6 . 6 Hz, 3H), 0.96-0.94
l)sulfonil-2-(4-isopropil-2,2-dimetil-pirrolidin-1 -il)-6-[3-[[1-xamida (34,2 mg, 19%); (>98% ee) (Compuesto 47). empo de retención: 2,25 minutos.
d, J=8.5 Hz, 1H), 8.20 (d, J=2.8 Hz, 1H), 8.07 (s, 1H), ), 3.84 (s, 3H), 3.40 (dd, J=10.3, 8.3 Hz, 1H), 3.24 (dd, (dd, J=11.9, 10.2 Hz, 1H), 1.64 (dp, J=9.1, 6 . 6 Hz, 1H), Hz, 3H), 0.96-0.92 (m, 2H), 0.90 (d, J=6.5 Hz, 3H).
sulfoml-2-(7-metN-5-azaspiro[3.4]octan-5-M)-6-[3-[[1-boxamida (Compuesto 43)

A una solución de 2-cloro-N-(1,3-dimetilpirazol il]piridina-3-carboxamida (50,0 mg, 0,09636 mmol) y 0,3093 mmol) en DMSO anhidro (1,000 ml) se le añadi reacción se agitó a 130° C durante 16 h en un baño de método de HPLC-MS de fase inversa con una ejecuci para proporcionar N-(1,3-dimetilpi (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-car encontrado 608.5 (M+1)+; Tiempo de retención: 2,18 mi 1H NMR (400 MHz, Cloroformo-d) 8 8.45 (d, J=8.5 Hz, 1H), 5.99 (d, J=2.8 Hz, 1H), 4.40 (s, 2H), 3.86 (s, 3H) J=6.5, 5.2 Hz, 2H), 2.46 (s, 3H), 2.25-2.15 (m, 2H), 2.1 Hz, 2H), 1.74-1.60 (m, 1H), 1.55-1.41 (m, 1H), 1.22 (d,
Síntesis de N-(1,3-dimetilpirazol (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il-5-azaspiro[3,4]octano (sal de clorhidrato) (50,0 mg, ruro de cesio (75,0 mg, 0,4937 mmol). La mezcla de la . La mezcla de la reacción se filtró y purificó usando un gradiente dual de acetonitrilo al 50-99% en HCl 5 mM 4-il)sulfonil-2-(7-metil-5-azaspiro[3.4]octan-5-il)-6-[3-[[1-ida (8 , 6 mg, 15%). ESI-MS m/z calc. 607.2189,
8.27 (d, J=2.8 Hz, 1H), 8.06 (s, 1H), 7.63 (d, J=8.5 Hz, -3.54 (m, 1H), 2.97 (dd, J=10.0, 6.7 Hz, 1H), 2.54 (q, =10.3 Hz, 1H), 2.03-1.95 (m, 1H), 1.91 (dd, J=10.1, 5.5 Hz, 3H), 1.19-1.12 (m, 2H), 1.02-0.90 (m, 2H).
ulfonil-2-(6-metil-4-azaspiro[2.4]heptan-4-il)-6-[3-[[1-boxamida (Compuesto 44)

A una solución de 2-cloro-N-(1,3-dimetilpirazol il]piridina-3-carboxamida (50,0 mg, 0,09636 mmol) y 0,3048 mmol) en DMSO anhidro (1 ml) se le añadió reacción se agitó a 130° C durante la noche en un ba usando un método de HPLC-MS de fase inversa con u proporcionar N-(1,3-dimetilpir (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-car encontrado 594.6 (M+1) ; Tiempo de retención: 2,17
1H NMR (400 MHz, Chloroform-d) 88.40 (d, J=8.6 Hz, 1H), 6.00 (d, J=2.8 Hz, 1H), 4.39 (s, 2H), 3.86 (s, 3H), 2.75-2.59 (m, 1H), 2.46 (s, 3H), 2.33 (dd, J=12.2, 8.8 H 1.18-1.12 (m, 2H), 0.95 (tt, J=5.6, 2.8 Hz, 2H), 0.72-0.5
Síntesis de N-(1,3-dimetNpir (trifluorometM)cidopropM]metoxi]pirazoM-M]piridma ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il-4-azaspiro[2,4]heptano (sal de clorhidrato) (45,0 mg, ro de cesio (75,0 mg, 0,4937 mmol). La mezcla de la aceite. La mezcla de la reacción se filtró y se purificó diente dual de acetonitrilo al 50-99% en HCl 5 mM para -il)sulfonil-2-(6-metil-4-azaspiro[2.4]heptan-4-il)-6-[3-[[1-mida (42,8 mg, 75%). ESI-MS m/z calc. 593.2032, .
8.29 (d, J=2.8 Hz, 1H), 8.06 (s, 1H), 7.59 (d, J=8.5 Hz, (dd, J=10.5, 7.9 Hz, 1H), 3.14 (dd, J=10.5, 7.1 Hz, 1H), ), 1.77 (dd, J=12.3, 6.4 Hz, 1H), 1.22 (d, J=6.8 Hz, 3H), 4H).
-N)sulfoml-2-(4-etN-2,2-dimetNpirroNdm-1-M)-6-[3-[[1-rboxamida (Compuesto 49)

Paso 1: 2-etil-4-metil-4-nitropentanoato de metilo

Se disolvió 2-nitropropano (1,20 ml, 13,36 m hidróxido de bencil(trimetil)amonio (110,0 pl de 40% p/ durante la adición gota a gota de 2-metilenbutanoato dejó agitar la mezcla de la reacción a 100° C durante 4, (50,0 ml de 1 M, 50,00 mmol). La mezcla se diluyó salmuera (1 x 75 ml). La capa orgánica se secó sobre para dar un líquido amarillo. El producto bruto se purific un gradiente del 5% al 25% de EtOAc-hexanos para 34%) como un aceite incoloro.
1H NMR (400 MHz, Chloroform-d) 83.68 (s, 3H), 2.4 J=14.6, 2.0 Hz, 1H), 1.69-1.45 (m, 2H), 1.58 (s, 3H), 1.5
Paso 2: 3-etil-5,5-dimetil-pirrolidin-2-ona
n dioxano (10,0 ml). Se añadió una solución acuosa de 631 mmol). La mezcla de la reacción se agitó a 70° C tilo (2,5 g, 21,90 mmol) durante 20 minutos. Luego, se s. La reacción se inactivó con la adición de HCl acuoso ter dietílico (75 ml) y se lavó con agua (3 x 75 ml) y to de sodio, se filtró y se concentró a presión reducida iante cromatografía en columna de gel de sílice usando rcionar 2-etil-4-metil-4-nitropentanoato de metilo (1,6 g,
(m, 1H), 2.30 (tdd, J=9.8, 6.9, 1.9 Hz, 1H), 2.10 (dd, 3H), 0.89 (t, J=7.5 Hz, 3H).

Se enfrio una solución de 2-etil-4-metil-4-nitro dicloroníquel (366,4 mg, 1,541 mmol) en agua 1:4 (5 lentamente en porciones borohidruro de sodio (730,8 de la reacción se dejó calentar a temperatura ambiente la reacción se enfrió de nuevo y se añadió una soluc cambió de negro a gris a verde. Se dejó envejecer la m mediante filtración a través de una almohadilla de filtro filtrado y los lavados combinados se concentraron pa sodio sólido al concentrado acuoso y se extrajo con é con salmuera, se secaron sobre sulfato de magnesio cromatografía en columna de gel de sílice usando 10% dimetil-pirrolidin-2-ona (608 mg, 14%) como un aceite m/z calc. 141.11537, encontrado 142.2 (M+1)+; Tiempo
Paso 3: 4-etil-2,2-dimetil-pirrolidina
noato de metilo (1,56 g, 7,676 mmol) y hexahidrato de MeOH (20,0 ml) a 0° C. A esta solución, se le añadió ,32 mmol). Después de completar la adición, la mezcla gitó a temperatura ambiente durante 2 h. La mezcla de e carbonato de potasio acuoso (1 M, 25 ml). El color durante 3 h, luego se añadió Celite. El sólido se eliminó rimida con Celite y se lavó con MeOH (3 x 100 ml). El inar la mayor parte del MeOH. Se añadió cloruro de etílico. Los extractos orgánicos combinados se lavaron oncentraron. El residuo resultante se purificó mediante OAc-hexanos a 100% de EtOAc para producir 3-etil-5,5-oro con aproximadamente un 59% de pureza. ESI-EM tención: 0,38 minutos.

A una solución de 3-etil-5,5-dimetil-pirrolidin-2-una solución de hidruro de litio y aluminio (3,5 ml lentamente gota a gota. La mezcla se dejó calentar a t a 60°C durante 14 h. La mezcla se enfrió en un baño 8,326 mmol) (lentamente), seguido de NaOH (150,0 proporcionando un sólido granular en la mezcla. El sóli filtrado se secó adicionalmente con sulfato de magnesio 4-etil-2,2-dimetil-pirrolidina (130,9 mg, 24%). La mezcla
Paso 4: N-(1,3-dimetilpir (trifluorometM)ddopropM]metoxi]pirazoM-M]piridma 302,6 mg, 2,143 mmol) en THF seco (3 ml) se le añadió M, 7,000 mmol) a 0° C bajo atmósfera de nitrógeno atura ambiente y se agitó durante 1 h, luego se calentó ielo y se inactivó secuencialmente con agua (150,0 pl, 6 M, 0,9000 mmol), luego agua (500 pl, 27,75 mmol) filtró usando Celite y el precipitado se lavó con éter. El iltró y se concentró sin vacío en rotavapor para producir vó directamente al paso siguiente (E33068-152).
-il)sulfonil-2-(4-etil-2,2-dimetil-pirrolidin-1-il)-6-[3-[[1-boxamida

A una solución de 2-cloro-N-(1,3-dimetilpirazol il]piridina-3-carboxamida (175,4 mg, 0,3380 mmol) y 4 anhidro (2 ml) se le añadió fluoruro de cesio (267,2 m durante 16 h en un baño de aceite. La mezcla de la re de fase inversa con un gradiente dual de acetonitrilo al 4-il)sulfonil-2-(4-etil-2,2-dimetil-pirrolidin-1-il)-6-[3-[[1-(trifl carboxamida (4,5 mg, 2%). ESI-MS m/z calc. 609.23 minutos.
1H NMR (400 MHz, Cloroformo-d) 68.35 (d, J=8.5 Hz, 1H), 5.99 (d, J=2.8 Hz, 1H), 4.39 (s, 2H), 3.86 (s, 3H), 2.39 (dt, J=16.9, 8.3 Hz, 1H), 2.13 (dd, J=12.3, 7.9 H 1.36 (s, 3H), 1.30 (s, 3H), 1.18-1.13 (m, 2H), 0.99-0.94 (
Síntesis de N-(1,3-dimetMpirazol-4-M)sulfoml-6-[ trimetilpirrolidina-1-il)piridina-3-carboxamida (Comp ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-,2-dimetilpirrolidina (130,9 mg, 1,029 mmol) en DMSO 59 mmol). La mezcla de la reacción se agitó a 130° C se filtró y se purificó usando un método de HPLC-MS % en HCl 5 mM para proporcionar N-(1,3-dimetilpirazoletil)ciclopropil]metoxi]pirazol-1 -il]piridina-3-ncontrado 610.59 (M+1)+; Tiempo de retención: 2,17
8.23 (d, J=2.8 Hz, 1H), 8.06 (s, 1H), 7.56 (d, J=8.5 Hz, .48 (m, 1H), 3.15 (dd, J=10.4, 7.5 Hz, 1H), 2.47 (s, 3H), , 1.72 (dd, J=12.4, 9.5 Hz, 1H), 1.59 (p, J=7.3 Hz, 2H), ).
trifluorometM)ddopropM]metoxi]pirazoM-M]-2-(2,2,4-42)

A una solución de 2-cloro-N-(I,3-dimetilpirazol il]piridina-3-carboxamida (50,0 mg, 0,09636 mmol) y anhidro (1,000 ml) se añadió fluoruro de cesio (75,0 m durante 16 h en un baño de aceite. La mezcla de la re de fase inversa con un gradiente dual de acetonitrilo a il)sulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol mg, 10%). Es I-m S m/z calc. 595.2189, encontrado 596.
1H NMR (400 MHz, Chloroform-d) 88.57 (d, J=8.2 Hz, 1H), 6.00 (d, J=2.4 Hz, 1H), 4.40 (s, 2H), 4.26-4.18 (m, (m, 1H), 1.99-1.94 (m, 1H), 1.89-1.80 (m, 1H), 1.30 (s, 0.99-0.93 (m, 2H).
Síntesis de N-(1,5-dimetMpirazol-4-M)sulfoml-6-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C
Paso 1: 2-doro-N-(1,5-dimetMpirazol-4-M)sulfoml-6-[ 3-carboxamida
ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1--trimetilpirrolidina (35,0 mg, 0,3092 mmol) en DMSO 37 mmol). La mezcla de la reacción se agitó a 130° C se filtró y se purificó usando un método de HPLC-MS 9% en HCl 5 mM para producir N-(1,3-dimetilpirazol-4--(2,2,4-trimetilpirrolidin-1-il)piridina-3-carboxamida (5,8 1)+; Tiempo de retención: 1,91 minutos.
8.24 (d, J=2.7 Hz, 1H), 8.07 (s, 1H), 7.73 (d, J=8.0 Hz, 3.87 (s, 3H), 2.48 (s, 3H), 2.39-2.36 (m, 1H), 2.23-2.12 1.20 (d, J=5.9 Hz, 3H), 1.18-1.14 (m, 2H), 1.10 (s, 3H),
(trifluorometM)ddopropM]metoxi]pirazoM-M]-2-[(4S)-esto 9)
trifluorometM)ddopropM]metoxi]pirazoM-M]piridma-

Se disolvió ácido 2-cloro-6-[3-[[1-(trifluorometi 0,5529 mmol) en THF (2 ml) y CDI (aproximadamente ambiente durante 1,5 horas, se añadió 1,5-dimetilpiraz seguido de DBU (aproximadamente 101,0 mg, 99,21 durante la noche a temperatura ambiente. La mezcla d cítrico acuoso 1 M (1 x 50 ml) y salmuera (1 x 50 ml).
concentró a presión reducida para (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-car (M+1)+; Tiempo de retención: 0,65 minutos.
Paso 2: N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[[1-trimetilpirrolidin-1-il]piridina-3-carboxamida
propil]metoxi]pirazol-1-il]piridina-3-carboxílico (200 mg, mg, 0,6635 mmol). Después de agitar a temperatura lfonamida (aproximadamente 125,9 mg, 0,7188 mmol) 6635 mmol). Se dejó agitar la mezcla de la reacción acción se diluyó con EtOAc (50 ml) y se lavó con ácido a orgánica se secó sobre sulfato de sodio, se filtró y se ar 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[[1-ida ESI-MS m/z calc. 518.08, encontrado 519.0
orometil)cidopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4-

Se disolvió 2-cloro-N-(1,5-dimetilpirazol il]piridina-3-carboxamida (286,8 mg, 0,5528 mmol) en clorhidrato) (aproximadamente 248,1 mg, 1,658 m (aproximadamente 458,4 mg, 3,317 mmol). Se dejó Después de enfriarse a temperatura ambiente, se añadi salmuera (1 x 50 ml). La capa orgánica se secó sobre para dar N-(1,5-dimetilpirazol-4-il)sulfonil-6-[ trimetilpirrolidin-1 -il]piridina-3-carboxamida (72,7 mg) E retención: 2,07 minutos.
1H NMR (400 MHz, DMSO-d6) 812.28 (s, 1H), 8.21 (d, J=8.2 Hz, 1H), 6.14 (d, J=2.7 Hz, 1H), 4.43-4.31 (m, 2H J=10.2, 7.1 Hz, 1H), 2.25-2.10 (m, 1H), 1.87 (dd, J=11.
ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-(2 ml). Se añadió (4S)-2,2,4-trimetilpirrolidina (sal de eguido de carbonato de potasio finamente molido la mezcla de la reacción a 130° C durante la noche. Ac (50 ml). La mezcla se lavó con HCl 1N (1 x 50 ml) y to de sodio, se filtró y se concentró a presión reducida rifluorometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4-m/z calc. 595,22, encontrado 596.4 (M+1)+; Tiempo de
Hz, 1H), 7.78 (s, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.91 (d, (s, 3H), 2.57 (t, J=10.4 Hz, 1H), 2.53 (s, 3H), 2.43 (dd, Hz, 1H), 1.57 (s, 3H), 1.53 (s, 3H), 1.44 (t, J=12.1 Hz,
1H), 1.09 (dt, J=6.7, 2.0 Hz, 4H), 0.81 (d, J=6.2 Hz, 3H).
Síntesis de N-(1H-pirazol-4-Nsulfoml)-6-[3-[[1-(t trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu Paso 1: 2-doro-N-(1H-pirazol-4-Msulfoml)-6-[3-[[ carboxamida
rometM)ddopropN]metoxi]pirazoM-M]-2-[(4S)-2,2,4-5)
luorometM)ddopropM]metoxi]pirazoM-M]piridma-3-

Se combinaron ácido 2-doro-6-[3-[[1-(trifluoro mg, 0,5529 mmol) y CDI (aproximadamente 107,6 mg, ambiente durante 2 horas. Se añadió 1H-pirazol-4-sulfo de DBU (aproximadamente 101,0 mg, 99,21 pl, 0,6635 ambiente. La mezcla de la reacción se lavó adicionalme acetato de etilo. Los orgánicos combinados se lavar concentraron y luego se purificaron mediante cromato 10% en diclorometano para dar un s (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-car encontrado 491.1 (M+1)+; Tiempo de retención: 0,61 mi
Paso 2: N-(1H-pirazol-4-ilsulfonil)-6-[3-[[1-( trimetilpirrolidin-1-il]piridina-3-carboxamida
cidopropil]metoxi]pirazol-1-il]piridina-3-carboxílico (200 5 mmol) en THF (1,200 ml) y se agitaron a temperatura a (aproximadamente 105,8 mg, 0,7188 mmol) seguido ) y la reacción se agitó durante 16 h más a temperatura n ácido cítrico 1 M y agua y se extrajo con 3 x 20 ml de on salmuera, se secaron sobre sulfato de sodio, se en gel de sílice usando un gradiente de metanol al 0-blanco. 2-cloro-N-(1H-pirazol-4-ilsulfonil)-6-[3-[[1 -ida (190 mg, 70%) ESI-MS m/z calc. 490.0438, .
orometil)cidopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1H-pirazol-4-ilsulfon 3-carboxamida (115 mg, 0,2343 mmol), (4S)-2,2,4-tri carbonato de potasio (194 mg, 1,404 mmol) en DMSO ( se enfrió a temperatura ambiente y se diluyó con 15 m etilo. Se separaron las capas acuosa y orgánica y la ca etilo. Los orgánicos se combinaron, se lavaron con sal El sólido resultante se purificó mediante cromatografía 10% en diclorometano para dar un (trifluorometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4 ESI-MS m/z calc. 567.18756, encontrado 568.2 (M+1) 1H NMR (400 MHz, DMSO) 813.71 (s, 1H), 12.30 (s, 1 J=8.3 Hz, 1H), 6.90 (d, J=8.2 Hz, 1H), 6.14 (d, J=2.8 J=8.4 Hz, 1H), 2.15 (dd, J=12.5, 6.6 Hz, 1H), 1.88 (dt, Hz, 1H), 1.14-1.05 (m, 4H), 0.79 (d, J=6.3 Hz, 3H).
Síntesis de N-(1-metilpirazol-4-il)sulfonil-6-[3-[[1-( trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu
Paso 1: 2-cloro-N-(1-metilpirazol-4-il)sulfonil-6-[3-[ carboxamida
3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridinarolidina (sal de clorhidrato) (105 mg, 0,7016 mmol) y pl) y se calentaron a 130° C durante 16 h. La reacción gua, 15 ml de ácido cítrico 1 M y 30 ml de acetato de osa se extrajo dos veces más con 30 ml de acetato de , se secaron sobre sulfato de sodio y se concentraron. l de sílice eluyendo con un gradiente de metanol al 0-ólido blanco: N-(1H-pirazol-4-ilsulfonil)-6-[3-[[1-tilpirrolidin-1-il]piridina-3-carboxamida (100 mg, 75%) po de retención: 1,84 minutos.
49 (s, 1H), 8.21 (d, J=2.8 Hz, 1H), 7.94 (s, 1H), 7.73 (d, H), 4.47-4.26 (m, 2H), 2.60 (t, J=10.4 Hz, 1H), 2.43 (t, 6, 6.3 Hz, 1H), 1.55 (d, J=17.6 Hz, 6H), 1.42 (t, J=12.4
rometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4-6)
fluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-

Se combinaron ácido 2-doro-6-[3-[[1-(trifluoro mg, 0,5529 mmol) y CDI (aproximadamente 107,6 mg, ambiente durante 2 horas. Se añadió 1-metilpirazolseguido de DBU (aproximadamente 101,0 mg, 99,2 adicionales a temperatura ambiente. La mezcla de la re 20 ml de acetato de etilo. Los orgánicos combinados sodio, se concentraron y se purificaron mediante croma de metanol/diclorometano para dar un sól (trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-car encontrado 505.1 (M+1)+; Tiempo de retención: 0,64 mi
Paso 2: N-(1-MetNpirazol-4-N)sulfoml-6-[3-[[1-( trimetilpirrolidin-1-il]piridina-3-carboxamida
cidopropil]metoxi]pirazol-1-il]piridina-3-carboxílico (200 5 mmol) en THF (1.200 ml) y se agitaron a temperatura onamida (aproximadamente 115,9 mg, 0,7188 mmol) 0,6635 mmol) y la reacción se agitó durante 16 h n se diluyó con ácido cítrico 1 M y agua y se extrajo 3 x aron con salmuera, luego se secaron sobre sulfato de ía en gel de sílice eluyendo con un gradiente del 0-10% blanco. 2-cloro-N-(1-metilpirazol-4-il)sulfonil-6-[3-[[1 -ida (227 mg, 81%) ESI-Ms m/z calc. 504.05945, .
rometM)ddopropN]metoxi]pirazoM-M]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1-metilpirazol il]piridina-3-carboxamida (115 mg, 0,2278 mmol), (4S) mmol) y carbonato de potasio (189 mg, 1,368 mmol) e reacción se enfrió a temperatura ambiente y se diluyó acetato de etilo. Se separaron las capas acuosa y orgá acetato de etilo. Los orgánicos se combinaron, se lav concentraron. El sólido resultante se purificó adicional un gradiente de metanol al 0-10% en diclo (trifluorometil)ciclopropilo]metoxi]pirazol-1-il]-2-[(4S)-2,2, ESI-MS m/z calc. 581,2032, encontrado 582,3 (m 1)+; 1H NMR (400 MHz, DMSO) 812.35 (s, 1H), 8.51 (s, 1H 6.90 (d, J=8.3 Hz, 1H), 6.15 (d, J=2.8 Hz, 1H), 4.43-4.3 1H), 2.17 (dp, J=18.4, 6.3 Hz, 1H), 1.88 (dd, J=11.8, 5 1.14-1.04 (m, 4H), 0.80 (d, J=6.2 Hz, 3H).
Síntesis de N-(1-etMpirazol-4-M)sulfoml-6-[3-[[1-trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu
Paso 1: 2-doro-N-(1-etMpirazol-4-M)sulfoml-6-[3-[ carboxamida
ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1--trimetilpirrolidina (sal de clorhidrato) (102 mg, 0,6815 O (575,0 pl) y se calentaron a 130° C durante 16 h. La 15 ml de agua, 15 ml de ácido cítrico 1 M y 30 ml de la capa acuosa se extrajo dos veces más con 30 ml de con salmuera, se secaron sobre sulfato de sodio y se mediante cromatografía en gel de sílice eluyendo con ano para dar N-(1-metilpirazol-4-il)sulfonil-6-[3-[[1-etilpirrolidin-1-il]piridina-3-carboxamida (88 mg, 66%) o de retención: 1,95 minutos.
(d, J=2.8 Hz, 1H), 7.88 (s, 1H), 7.73 (d, J=8.2 Hz, 1H), 2H), 3.90 (s, 3H), 2.64 (t, J=10.4 Hz, 1H), 2.48-2.40 (m, 1H), 1.55 (d, J=17.0 Hz, 6H), 1.44 (t, J=12.1 Hz, 1H),
orometM)ddopropM]metoxi]pirazoM-M]-2-[(4S)-2,2,4-7)
fluorometM)ddopropM]metoxi]pirazoM-M]piridma-3-

Se combinaron ácido 2-cloro-6-[3-[[1-(trifluor mg 0,5529 mmol) y CDI (aproximadamente 107,6 mg, ciclopropil]metoxi]pirazol-1-il]piridina-3-carboxilico (200 35 mmol) en THF (1,200 ml) y se agitó a temperatura
ambiente durante 2 horas. Se añadió 1-etilpirazol-4-sulf de DBU (aproximadamente 101,0 mg, 99,21 pl, 0,663 temperatura ambiente. Se añadió una solución de ácid mezcla de la reacción se diluyó con ácido cítrico 1 M y combinados se lavaron con salmuera, se secaron so mediante cromatografía en gel de sílice usando un gr sólido blanco. 2-cloro-N-(1 -etilpirazol-4-il)sulfonil carboxamida (250 mg, 87%) ESI-m S m/z calc. 518.0 minutos.
Paso 2: N-(1-etMpirazol-4-M)sulfoml-6-[3-[[1-trimetilpirrolidin-1-il]piridina-3-carboxamida
ida (aproximadamente 125,9 mg, 0,7188 mmol) seguido l) y la reacción se agitó durante 6 horas adicionales a co 1 M (1 ml) y la reacción se agitó durante 20 min. La y se extrajo 3 x 20 ml de acetato de etilo. Los orgánicos lfato de sodio, se concentraron y luego se purificaron te de metanol al 0-10% en diclorometano para dar un [[1-(trifluorometil)ciclopropil]metoxi]pirazol-1-il]piridina-3-encontrado 519.0 (M+1)+; Tiempo de retención: 0,67
orometM)cidopropM]metoxi]pirazoM-M]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1-etilpirazol il]piridina-3-carboxamida (115 mg, 0,2216 mmol), (4S) mmol) y carbonato de potasio (184 mg, 1,331 mmol) durante 16 h. La reacción se enfrió a temperatura ambi y 30 ml de acetato de etilo. Se separaron las capas adicioanles con 30 ml de acetato de etilo. Los orgánico sulfato de sodio y se concentraron. El material res eluyendo con metanol al 0-10% en diclorometano p (trifluorometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2, ESI-MS m/z calc. 595.2189, encontrado 596.2 (M+1)+; 1H NMR (400 MHz, DMSO) 612.34 (s, 1H), 8.53 (d, J 7.74 (d, J=8.2 Hz, 1H), 6.90 (d, J=8.2 Hz, 1H), 6.15 ( 2H), 2.66 (t, J=10.4 Hz, 1H), 2.47 (s, 1H), 2.17 (dp, J= 1.45 (d, J=12.0 Hz, 1H), 1.39 (t, J=7.2 Hz, 3H), 1.09 (dt,
Síntesis de N-(1-terc-butilpirazol-4-il)sulfonil-6-[ 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C
Paso 1: N- (1-terc-butMpirazol-4-M)sulfomlil]piridina-3-carboxamida
ulfonil-6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pirazol-1--trimetilpirrolidina (sal de clorhidrato) (100 mg, 0,6682 mbinaron en DMSO (570 pl) y se calentaron a 130° C se diluyó con 15 ml de agua, 15 ml de ácido cítrico 1 M sa y orgánica y la capa acuosa se extrajo dos veces ombinaron, se lavaron con salmuera, se secaron sobre se purificó mediante cromatografía en gel de sílice r un sólido blanco. N-(1-etilpirazol-4-il)sulfonil-6-[3-[[1-tilpirrolidina-1-il]piridina-3-carboxamida (110 mg, 83%) o de retención: 2,03 minutos.
z, 1H), 8.21 (d, J=2.8 Hz, 1H), 7.91 (d, J=0.7 Hz, 1H), .7 Hz, 1H), 4.48-4.31 (m, 2H), 4.20 (qd, J=7.3, 5.0 Hz, .4 Hz, 1H), 1.92-1.83 (m, 1H), 1.55 (d, J=17.5 Hz, 6H), , 1.6 Hz, 4H), 0.80 (d, J=6.3 Hz, 3H).
(trifluorometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-esto 8)
o-6-[3-[[1-(trifluorometM)ddopropM]metoxi]pirazoM-

Se combinaron ácido 2-cloro-6-[3-[[1-(trifluor mg, 0,5529 mmol) y CDI (aproximadamente 107,6 mg, ambiente durante 2 horas. Se añadió 1-terc-butilpiraz seguido de DBU (aproximadamente 101,0 mg, 99,21 pl temperatura ambiente. Se añadió una solución de ácid reacción se diluyó con ácido cítrico 1 M y agua y se ext se lavaron con salmuera, se secaron sobre sulfato de gel de sílice usando un gradiente de metanol al 0-1 butilpirazol-4-il)sulfonil-2-cloro-6-[3-[[1-(trifluorometil)cicl 63%) ESI-MS m/z calc. 546.1064, encontrado 547.1 (M
Paso 2: N-(1-terc-butilpirazol-4-il)sulfonil-6-[3-[[1)ciclopropil]metoxi]pirazol-1-il]piridina-3-carboxílico (200 5 mmol) en THF (1.200 ml) y se agitaron a temperatura lfonamida (aproximadamente 146,1 mg, 0,7188 mmol) 35 mmol) y la reacción se agitó durante 6 horas más a co 1 M (1 ml) y la reacción se agitó durante 20 min. La x 20 ml de acetato de etilo. Los orgánicos combinados se concentraron y se purificaron por cromatografía en n diclorometano para dar un sólido blanco. N-(1-tercil]metoxi]pirazol-1-il]piridina-3-carboxamida (190 mg, Tiempo de retención: 0,73 minutos.
orometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4-
trimetilpirrolidin-1-il]piridina-3-carboxamida

Se combinaron N-(1-terc-butilpirazol-4-il)sul il]piridina-3-carboxamida (125 mg, 0,2285 mmol), (4S) mmol) y carbonato de potasio (190 mg, 1,375 mmol) e reacción se enfrió a temperatura ambiente y se diluyó acetato de etilo. Las capas acuosa y orgánica se separ acetato de etilo. Los orgánicos se combinaron, se lav concentraron. El sólido resultante se purificó adicional metanol al 0-10% en diclorometano para dar
(trifluorometil)ciclopropil]metoxi]pirazol-1-il]-2-[(4S)-2,2,4 ESI-MS m/z calc. 623.2502, encontrado 624.3 (M+1)+; 1H NMR (400 MHz, DMSO) 812.33 (s, 1H), 8.46 (s, 1H 6.91 (d, J=8.0 Hz, 1H), 6.15 (d, J=2.7 Hz, 1H), 4.45-4.
1H), 2.21 (dt, J=11.3, 5.9 Hz, 1H), 1.89 (dd, J=11.9, 5.
1.06 (m, 4H), 0.83 (d, J=6.5 Hz, 3H).
Síntesis de 6-[3-[[1-(trifluorometN)ddopropN]met 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C Paso 1: 2-doro-6-[3-[[1-(trifluorometN)ddoprop piridina-3-carboxamida
-doro-6-[3-[[1-(trifluorometil)cidopropil]metoxi]pirazol-1--trimetilpirrolidina (sal de clorhidrato) (103 mg, 0,6882 SO (600 |jl) y se calentaron a 130° C durante 16 h. La 15 ml de agua, 15 ml de ácido cítrico 1 M y 30 ml de la capa acuosa se extrajo dos veces más con 30 ml de con salmuera, se secaron sobre sulfato de sodio y se mediante cromatografía en gel de sílice eluyendo con lido blanco. N-(1 -terc-butilpirazol-4-il)sulfonil-6-[3-[[1-tilpirrolidin-1-il]piridina-3-carboxamida (122 mg, 86%) o de retención: 2,19 minutos.
(d, J=2.7 Hz, 1H), 7.95 (s, 1H), 7.75 (d, J=8.1 Hz, 1H), , 2H), 2.73 (t, J=10.3 Hz, 1H), 2.58 (dd, J=9.9, 7.1 Hz, 1H), 1.62-1.52 (m, 15H), 1.45 (t, J=12.0 Hz, 1H), 1.13
azoM-M]-N-(1,3,5-trimetNpirazol-4-N)sulfoml-2-[(4S)-esto 16)
oxi]pirazoM-M]-N-(1,3,5-trimetNpirazol-4-N)sulfoml-

Se combinaron ácido 2-cloro-6-[3-[[1-(trifluor mg, 0,2682 mmol) y CDI (52 mg, 0,3207 mmol) en THF en un vial (vial 1). De mientras, se combinó cloruro amoníaco (250 j l de 7 M, 1,750 mmol) (en metanol) e más, los volátiles se eliminaron del vial 2 por evapora también se evaporó. Luego, se añadió DBU (54 jl, 0,36 facilitar la eliminación del amoniaco de cualquier clor ambiente, se añadió 1 ml de THF y luego se evaporó a vial 2 con una jeringuilla y la mezcla de la reacción se reacción se diluyó con 10 ml de acetato de etilo y se la con 2 x 10 ml de acetato de etilo y los orgánicos combi sodio y se concentraron para dar un sólido blanco. adicional. 2-cloro-6-[3-[[1-(trifluorometil)ciclopropil]m carboxamida (140 mg, 98%) ESI-MS m/z calc. 532.0 minutos.
Paso 2: 6-[3-[[1-(trifluorometil)ciclopropil]metoxi]pi trimetilpirrolidin-1-il]piridina-3-carboxamida
ciclopropil]metoxi]pirazol-1-il]piridina-3-carboxílico (100 0 jl) y se agitó a temperatura ambiente durante 2 horas ,5-trimetilpirazol-4-sulfonilo (56 mg, 0,2684 mmol) con ial separado (vial 2). Después de agitar durante 20 min y se añadió 1 ml de diclorometano al residuo sólido y mol) al vial 2 y se agitó a 60° C durante 5 minutos (para amonio residual). Después de enfriar a temperatura ón reducida. Luego, se añadió el contenido del vial 1 al durante 4 h a temperatura ambiente. La mezcla de la 10 ml de ácido cítrico 1 M. La capa acuosa se extrajo se lavaron con salmuera, se secaron sobre sulfato de material se usó en el paso siguiente sin purificación irazol-1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-piridina-3-encontrado (M+1)+; 533.1; Tiempo de retención: 0,67
1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-
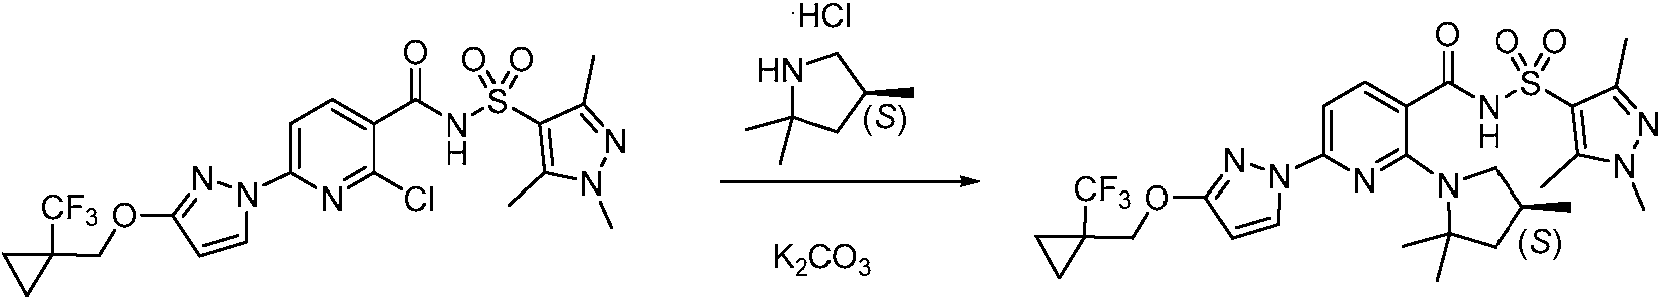
Se combinaron 2-doro-6-[3-[[1-(trifluoro il)sulfonil-piridina-3-carboxamida (140 mg, 0,2627 mmo 0,7884 mmol) y carbonato de potasio (219 mg, 1,585 16 h. La reacción se enfrió a temperatura ambiente y s se dejó sedimentar el contenido del vial, se eliminó la restantes con 20 ml de acetato de etilo, luego se lavar acuosa y orgánica y la capa acuosa se extrajo dos v combinaron, se lavaron con salmuera, se secaron so purificó adicionalmente mediante cromatografía en gel para dar un sólido blanco. 6-[3-[[1-(trifluorometil)ciclo [(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida ( (M+1)+; Tiempo de retención: 2,07 minutos.
Síntesis de N-(1,5-dimetNpirazol-4-M)sulfoml-6-[ 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (c )cidopropil]metoxi]pirazoM-il]-N-(1,3,5-trimetilpirazol-4-S)-2,2,4-trimetilpirrolidina (sal de clorhidrato) (118 mg, en DMSO (700,0 |jl) y se calentaron a 130° C durante dió 1 ml de agua. Después de 15 minutos de agitación, ión líquida con una pipeta y se disolvieron los sólidos n 15 ml de ácido cítrico 1 M. Se separaron las capas más con 15 ml de acetato de etilo. Los orgánicos se lfato de sodio, y concentrado. El sólido resultante se ílice eluyendo con metanol al 0-10% en diclorometano ]metoxi]pirazol-1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-2-, 48%) ESI-MS m/z calc. 609.2345, encontrado 610,3
,3,3-tetrametNcidopropN)metoxi]pirazoM-M]-2-[(4S)-esto 21)

Paso 1: 3-[(2,2,3,3-tetrametilciclopropil)metoxi]piraz arboxilato de terc-butilo
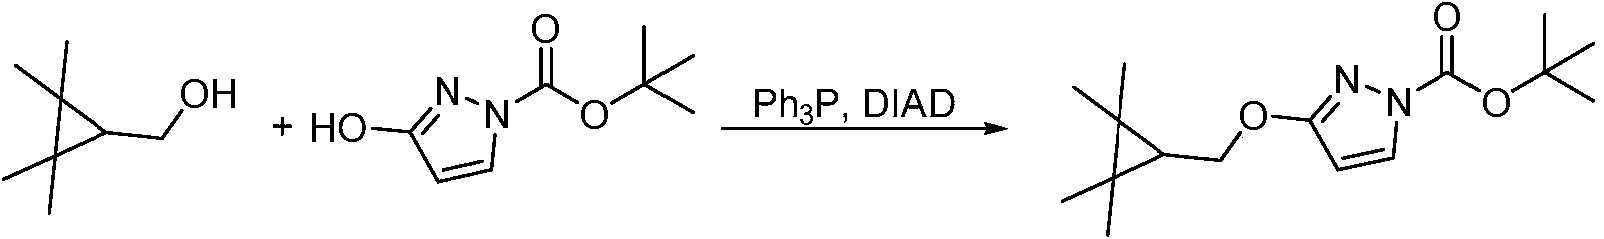
A una solución desgasificada de trifenilfosfina ml) bajo nitrógeno gaseoso a 0° C se le añadió DIAD ( ml, 195,5 mmol) gota a gota. La mezcla se agitó a 0° mezcla se le añadió una solución de (2,2,3,3-tetrametil 162,9 mmol) y 3-hidroxipirazol-1-carboxilato de terc-butil C durante 2 horas. La mezcla se dejó calentar a temp calentó a 75° C durante un total de 6 horas y luego se con heptano (900,0 ml) y se agitó a temperatura ambi precipitado se lavó 3 veces con 100 ml de heptano. amarillo espeso. El producto bruto se cromatografió en diclorometano y eluyendo con un gradiente del 0-20% d producto se concentraron al vacío proporcionando un s (d, J=3.0 Hz, 1H), 5.88 (d, J=2.9 Hz, 1H), 4.30 (d, J=7 J=7.8 Hz, 1H). ESl-MS m/z calc. 294.19434, encontrado
Paso 2: 3-[(2,2,3,3-tetrametilciclopropil)metoxi]-1H-pi ximadamente 51,28 g, 195,5 mmol) en tolueno (360,0 ropilazodicarboxilato) (aproximadamente 39,53 g, 37,86 rante 30 min proporcionando una lechada blanca. A la ropil) metanol (aproximadamente 29,84 g de 70% p/p, g, 162,9 mmol) en tolueno (600,0 ml) gota a gota a ~5° a ambiente y se agitó durante 18 horas. La mezcla se nfriar a temperatura ambiente. La suspensión se diluyó durante 3 horas. La lechada se filtró sobre Celite y el trado se concentró al vacío proporcionando un aceite olumna de gel de sílice de 750 gramos cargándose con Ac/hexanos. Las fracciones recogidas que contenían el blanquecino. 1H NMR (400 MHz, Cloroformo-d) 87.82 , 2H), 1.61 (s, 9H), 1.12 (s, 6H), 1.04 (s, 6H), 0.70 (t, 0 (M+1)+; Tiempo de retención: 2,19 minutos.
l

A una solución de 3-[(2,2,3,3-tetrametilcidopr mmol) en THF (317,5 ml) y alcohol etílico (635,0 ml) s 431,4 ml de 2 M, 862,8 mmol) y se agitó a temperatur eliminó a presión reducida. El residuo acuoso se diluy ml). La fase orgánica se lavó dos veces con salmuera vez con metil t-butil éter (250 ml). Las fases orgánica [(2,2,3,3-tetrametilciclopropil)metoxi]-1H-pirazol (75 g, 6 11.78 (s, 1H), 7.48 (t, J=2.1 Hz, 1H), 5.65 (s, 1H), 4. Hz, 1H). ESI-MS m/z calc. 194.1419, encontrado 195.0
Paso 3: 2-doro-6-[3-[(2,2,3,3-tetrametMddopropM)me etoxi]pirazol-1-carboxilato de terc-butilo (127 g, 431,4 adió lentamente hidróxido de sodio (aproximadamente iente durante la noche. La mayor parte del solvente se agua (400 ml) y se extrajo con metil t-butil éter (762,0 00 ml) y las fases acuosas se extrajeron de vuelta una binadas se secaron, filtraron y evaporaron para dar 3-omo un aceite viscoso. 1H n Mr (400 MHz, DMSO-d6) J=7.7 Hz, 2H), 1.08 (s, 6H), 1.00 (s, 6H), 0.67 (t, J=7.7 ; Tiempo de retención: 1,43 minutos.
irazoM-M]piridma-3-carboxMato de etilo

A 2,6-dicloropiridina-3-carboxilato de etilo (16 1H-pirazol (aproximadamente 14,83 g, 76,35 mmol) (aproximadamente 13,72 g, 99,26 mmol) seguido de se agitó a temperatura ambiente durante 16 horas. La s (201,6 ml) y la suspensión espesa resultante se agitó superior. El precipitado se recogió usando una frita me al aire durante 30 minutos y luego se secó al vacío usa tetrametilciclopropil)metoxi]pirazol-1-il]piridina-3-carboxi MS m/z calc. 377.1506, encontrado 378.37 (M+1) ; Tie 1H NMR (400 MHz, DMSO-d6) 68.43 (dd, J=2.9, 0.9 1H), 6.24 (dd, J=2.9, 0.9 Hz, 1H), 4.34 (td, J=7.5, 6.6 1.11 (s, 6H), 1.05 (s, 6H), 0.75 (t, J=7.8 Hz, 1H).
Paso 4: Ácido 2-doro-6-[3-[(2,2,3,3-tetrametilcidopro 76,35 mmol) y 3-[(2,2,3,3-tetrametilciclopropil)metoxi] -MF (201,6 ml) se le añadió carbonato de potasio (aproximadamente 1,284 g, 11,45 mmol). La lechada sión fina de color crema se diluyó lentamente con agua peratura ambiente durante 30 minutos con un agitador y se lavó 3 veces con 25 ml de agua. El sólido se secó n azeótropo de EtOAc. Se obtuvo 2-cloro-6-[3-[(2,2,3,3-e etilo (28,8 g, 100%) como un sólido blanquecino. ESI-e retención: 2,47 minutos.
), 8.39 (dd, J=8.5, 0.9 Hz, 1H), 7.76 (dd, J=8.5, 0.9 Hz, ), 4.28 (d, J=7.8 Hz, 2H), 1.34 (td, J=7.1, 0.9 Hz, 3H),
etoxi]pirazol-1-il]piridina-3-carboxílico

Se trató 2-cloro-6-[3-[(2,2,3,3-tetrametilciclopr 386,4 mmol) en THF (730,0 ml) y EtOH (292,0 ml) con solución se agitó a temperatura ambiente durante 5 hor y la solución se acidificó mediante la adición de ácido enfriamiento con hielo. La suspensión espesa formada se lavó con agua abundante y se secó en una cáma durante dos días para dar ácido 2-cloro-6-[3-[(2,2,3, (128,2 g, 90%) como un sólido blanquecino. eS|-MS retención 2,11 minutos.
1H NMR (400 MHz, DMSO-d6) 6 13.64 (s, 1H), 8.69-8 4.28 (d, J=7.8 Hz, 2H), 1.08 (d, J=24.9 Hz, 12H), 0.75 (t
Paso 5: 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfonil-6-[ 3-carboxamida
etoxi]pirazol-1-il]piridina-3-carboxilato de etilo (146 g, (aproximadamente 772,8 ml de 1 M, 772,8 mmol) y la mayor parte del solvente se eliminó a presión reducida (aproximadamente 148,5 g, 89,19 ml, 772,8 mmol) con -3) se agitó en el baño de hielo durante 1 hora, se filtró, secado al vacío a 45° C con una purga de nitrógeno metilciclopropil)metoxi]pirazol-1-il]piridina-3-carboxílico alc. 349.11932, encontrado 350.0 (M+1)+; Tiempo de , 2H), 7.73 (d, J=8.4 Hz, 1H), 6.22 (d, J=2.9 Hz, 1H), 8 Hz, 1H).
,3,3-tetrametilciclopropil)metoxi]pirazol-1-il]piridina-

Se trató ácido 2-doro-6-[3-[(2,2,3,3-tetrametil mmol) en THF (40,00 ml) con CDI (aproximadame temperatura ambiente durante 1 hora. Luego se añadió 12,57 mmol), seguido de DBU (aproximadamente 2,08 se agitó a temperatura ambiente durante 4,5 horas. La 60,01 ml de 1 M, 60,01 mmol) (pH~2) para dar una em del THF se eliminó a presión reducida y el sólido se re sólido bruto se absorbió en gel de sílice y se purificó p lineal de diclorometano a metanol al 10% en diclorom para dar 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfonilcarboxamida (5 g, 86%). ESI-EM m/z calc. 506.1503, e 1H NMR (400 MHz, DMSO-d6) 88.39 (d, J=2.9 Hz, 1H) 6.21 (d, J=2.9 Hz, 1H), 4.27 (d, J=7.8 Hz, 2H), 3.82 (s, 1H).
Paso 6: N-(1,5-dimetNpirazol-4-N)sulfoml-6-[3-[(2, trimetilpirrolidin-1-il]piridina-3-carboxamida
opil)metoxi]pirazol-1-il]piridina-3-carboxílico (4 g, 11,43 225 g, 13,72 mmol) y la solución turbia se agitó a imetilpirazol-4-sulfonamida (aproximadamente 2,225 g, ,052 ml, 13,72 mmol) y la suspensión espesa formada ensión se trató con ácido cítrico frío (aproximadamente que empezó a precipitar algo de sólido. La mayor parte por filtración, se lavó con agua abundante y se secó. El matografía sobre gel de sílice (220 g) con un gradiente Las fracciones del producto se evaporaron y secaron ,2,3,3-tetrametilciclopropil)metoxi]pirazol-1-il]piridina-3-ado 507,0 (M+1)+; Tiempo de retención: 2,9 minutos.
(d, J=8.3 Hz, 1H), 7.84 (s, 1H), 7.70 (d, J=8.3 Hz, 1H), .52 (s, 3H), 1.10 (s, 6H), 1.04 (s, 6H), 0.74 (t, J=7.8 Hz,
etrametNciclopropN)metoxi]pirazoM-M]-2-[(4S)-2,2,4-

Se trató 2-cloro-N-(1,5-dimetilpirazolil]piridina-3-carboxamida (4,9 g, 9,665 mmol) en NMP potasio (aproximadamente 6,678 g, 48,32 mmol) segui de clorhidrato) (aproximadamente 3,182 g, 21,26 mm calentó a 130° C (baño de aceite) bajo nitrógeno dur trimetilpirrolidina (sal de clorhidrato) (1 g, 6,682 mmol) nitrógeno durante otras 3 horas. La suspensión tibia s vigorosamente (aproximadamente 8,708 g, 8,246 ml, espumación), se agitó a temperatura ambiente durant disolvió en diclorometano, se secó sobre sulfato de m mediante cromatografía sobre gel de sílice (220 g, carg diclorometano. Se evaporaron las fracciones de produ disolvió en DMSO (12 ml) y se añadieron lentament cristalización. Se calentó de nuevo y se diluyó con m agitar a temperatura ambiente durante 1 h. El sólido se abundante fría y se secó al vacío en una cámara de se para dar N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[ trimetilpirrolidin-1 -il]piridina-3-carboxamida (3,12 g, 55 encontrado 584.0 (M+1)+; Tiempo de retención: 3,39 mi 1H NMR (400 MHz, DMSO-d6) 812.32 (s, 1H), 8.19 (d, J=8.2 Hz, 1H), 6.13 (d, J=2.8 Hz, 1H), 4.23 (d, J=7.8 1H), 2.18 (tt, J=12.4, 6.6 Hz, 1H), 1.87 (dd, J=11.9, 5.6 (s, 6H), 1.04 (s, 6H), 0.80 (d, J=6.2 Hz, 3H), 0.73 (t, J=7
Síntesis de N-(1,3-dimetilpirazol-4-il)sulfonil-6-[ 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C
Paso 1: 2-Cloro-N-(1,3-dimetMpirazol-4-M)s il]piridina-3-carboxamida
lfonil-6-[3-[(2,2,3,3-tetrametilciclopropil)metoxi]pirazol-1-0 ml) y 1,2-dietoxietano (4,900 ml) con carbonato de la adición cuidadosa de (4S)-2,2,4-trimetilpirrolidina (sal suspensión se cicló 3 veces al vacío/nitrógeno y se 6 horas. Luego se añadió otra porción de (4S)-2,2,4-suspensión se calentó a 130° C (baño de aceite) bajo ió lentamente a una solución de ácido acético agitada mmol) en agua (147,0 ml) (desprendimiento de gases, , se filtró y se lavó con agua abundante. El sólido se io, se filtró y se evaporó. El producto bruto se purificó da) con un gradiente lineal de DCM a metanol al 5% en ra dar 4,9 g de una espuma amarilla. El compuesto se anol (12 ml) y agua (8 ml) dando como resultado la anol (~30 ml) y la suspensión caliente espesa se dejó ió por filtración, se lavó con metano frío/agua 4:1, agua 45° C con purga de nitrógeno durante el fin de semana ,3-tetrametilciclopropil)metoxi]pirazol-1-il]-2-[(4S)-2,2,4-mo un blanco sólido. ESI-Ms m/z calc. 583.29407, Hz, 1H), 7.78 (s, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.90 (d, ), 3.78 (s, 3H), 2.53 (s, 4H), 2.40 (dd, J=10.2, 7.1 Hz, ), 1.55 (d, J=15.2 Hz, 6H), 1.43 (t, J=12.1 Hz, 1H), 1.10 1H).
,3,3-tetrametilciclopropil)metoxi]pirazol-1-il]-2-[(4S)-esto 20)
-6-[3-[(2,2,3,3-tetrametMciclopropM)metoxi]pirazoM-
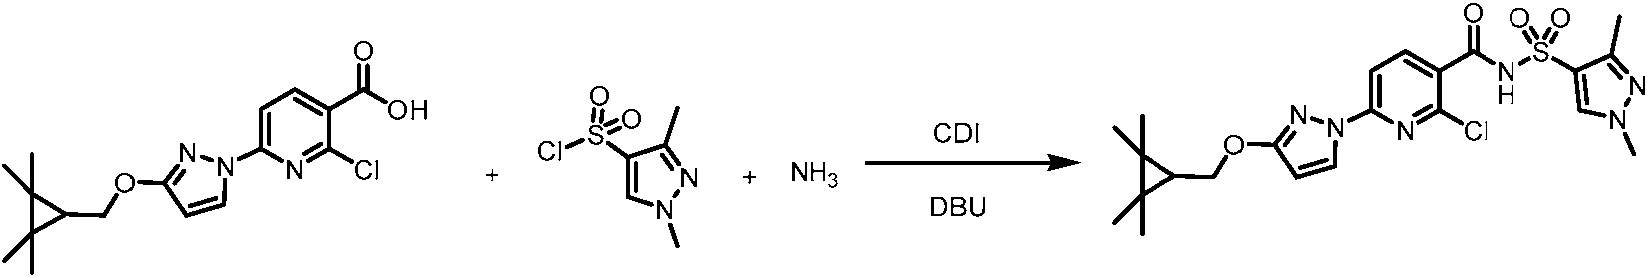
Se combinaron ácido 2-doro-6-[3-[(2,2,3,3-tetr mg, 0,2773 mmol) y CDI (54 mg, 0,3330 mmol) en T horas en un vial (vial 1). Al mismo tiempo, se combinó con amoniaco (260 j l de 7 M, 1,820 mmol) (en metano min más, se eliminaron los volátiles del vial 2 por evap también se evaporó. Luego, se añadió DBU (100 pl, (para facilitar la eliminación de amoniaco de cualquier c ambiente, se añadió 1 ml de THF y luego se evaporó a vial 2 con una jeringuilla y la mezcla de la reacción s reacción se diluyó con 10 ml de acetato de etilo y se la con 2 x 10 ml de acetato de etilo y los orgánicos combi sodio y se concentraron para dar un sólido blanco. adicional. 2-cloro-N-(1,3-dimetilpirazol-4-il)sulfonilcarboxamida (133 mg, 95%) ESI-Ms m/z calc. 506.1 minutos.
Paso 2: N-(1,3-dimetNpirazol-4-M)sulfoml-6-[3-[(2, trimetilpirrolidin-1-il]piridina-3-carboxamida
lcidopropil)metoxi]pirazol-1-il]piridina-3-carboxílico (100 0 |jl) y se agitaron a temperatura ambiente durante 2 de 1,3-dimetilpirazol-4-sulfonilo (64 mg, 0,3288 mmol) un vial separado (vial 2). Después de agitar durante 20 n y se añadió 1 ml de diclorometano al residuo sólido y mmol) al vial 2 y se agitó a 60° C durante 5 minutos de amonio residual). Después de enfriar a temperatura ón reducida. Luego, se añadió el contenido del vial 1 al durante 4 ha temperatura ambiente. La mezcla de la 10 ml de ácido cítrico 1 M. La capa acuosa se extrajo se lavaron con salmuera, se secaron sobre sulfato de material se usó en el paso siguiente sin purificación 2,2,3,3-tetrametilciclopropil)metoxi]pirazol-1-il]piridina-3-encontrado 507.2 (M+1)+; Tiempo de retención: 0,75
tetrametNcidopropN)metoxi]pirazoM-M]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,3-dimetilpirazolil]piridina-3-carboxamida (131 mg, 0,2584 mmol), (4S)-116,0 mg, 0,7752 mmol) y carbonato de potasio (aproxi calentaron a 130° C durante 16 h. La reacción se enfrió de 15 minutos de agitación, se dejó sedimentar el conte disolvieron los sólidos restantes con 20 ml de acetato separaron las capas acuosa y orgánica y la capa acuos orgánicos se combinaron, se lavaron con salmuera, se resultante se purificó mediante cromatografía en gel de dar un sólido blanco. El material resultante se purificó a en gel de sílice con un gradiente de acetato de etilo al dimetilpirazol-4-il)sulfonil-6-[3-[(2,2,3,3-tetrametilciclopro il]piridina-3-carboxamida (31 mg, 21%) ESI-MS m/z calc 2,29 minutos.
1H NMR (400 MHz, DMSO) 8 12.35 (s, 1H), 8.37 (s, J=8.2 Hz, 1H), 6.13 (d, J=2.7 Hz, 1H), 4.24 (d, J=7.7 Hz, 1H), 2.32 (s, 3H), 2.19 (dt, J=11.9, 6.1 Hz, 1H), 1. J=12.1 Hz, 1H), 1.10 (s, 6H), 1.04 (d, J=0.9 Hz, 6H), 0.8
Síntesis de N-(1,3-dimetilpirazol-4-il)sulfonil-6-trimetilpirrolidin-1-il]piridina-3-carboxamida (mezcla lfonil-6-[3-[(2,2,3,3-tetrametilciclopropil)metoxi]pirazol-1-trimetilpirrolidina (sal de clorhidrato) (aproximadamente mente 214,8 mg, 1,554 mmol) en DMSO (444,6 jl) y se peratura ambiente y se añadió 1 ml de agua. Después el vial, se eliminó la porción líquida con una pipeta y se o, luego se lavaron con 15 ml de ácido cítrico 1 M. Se xtrajo dos veces más con 15 ml de acetato de etilo. Los ron sobre sulfato de sodio y se concentraron. El sólido eluyendo con metanol al 0-10% en diclorometano para almente mediante una segunda ronda de cromatografía % en diclorometano, para dar un sólido blanco. N-(1,3-toxi]pirazol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-.29407, encontrado 584.4 (M+1)+; Tiempo de retención: .19 (d, J=2.7 Hz, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.91 (d, ), 3.80 (s, 3H), 2.56 (d, J=10.5 Hz, 1H), 2.42 (q, J=9.1 , J=11.8, 5.5 Hz, 1H), 1.55 (d, J=11.0 Hz, 6H), 1.42 (t, =6.2 Hz, 3H), 0.73 (t, J=7.7 Hz, 1H).
(trifluorometil)ciclopropoxi]pirazol-1-il]-2-[(4S)-2,2,4-ómeros cis) (Compuesto 34)

Paso 1: 3-(2-bromoetoxi)-1H-pirazol-1-carboxilato de c-butilo

A la solución de 2-bromoetanol (1,69 g, 13,53 g, 11,28 mmol) y trifenilfosfina (3,55 g, 13,53 mmol) en gota azodicarboxilato de diisopropilo (2,74 g, 13,53
solución de reacción se agitó a 0° C durante 1 hora, lu horas más. Se añadió éter (400 ml). La solución orgán sodio (80 ml), salmuera (50 ml), luego se secó sobre sul El residuo obtenido se purificó mediante cromatografía acetato de etilo (0 a 15% de acetato de etilo) para pr butilo (2,56 g, 78%) como un sólido blanco.
1H NMR (250 MHz, CDCla) 6 (ppm): 7.85 (d, J=3.0 Hz, J=6.0 Hz, 2H), 1.64 (s, 9H). Es I-MS m/z calc. 292.0 enc
Paso 2: 3-(viniloxi)-1H-pirazol-1-carboxilato de terc-b ol), terc-butil-2,3-dihidro-3-oxopirazol-1-carboxilato (2,08 trahidrofurano anhidro (45 ml) a 0°C, se le añadió gota a l). Después de que se hubo completado la adición, la se calentó a temperatura ambiente y se agitó durante 2 se lavó con solución acuosa saturada de carbonato de de magnesio, se filtró y se concentró a presión reducida. gel de sílice usando el método de gradiente de hexanosrcionar 3-(2-bromoetoxi)-1H-pirazol-1-carboxilato de terc-
), 5.92 (d, J=3.0 Hz, 1H), 4.63 (t, J=6.0 Hz, 2H), 3.68 (t, rado 292.9 (M+1)+. Tiempo de retención: 4,91 minutos.
lo

A la solución de 3-(2-bromoetoxi)-1H-piraz tetrahidrofurano anhidro (90 ml) se le añadió terc-butóxi agitó durante 2 horas, luego se añadió dicarbonato d -carboxilato de terc-butilo (2,52 g, 8,66 mmol) en de potasio (1,46 g, 13,0 mmol). La solución resultante se i-terc-butilo (5,67 g, 26,0 mmol) y la reacción se agitó
durante 1 hora más. Se añadió éter dietílico (400 ml). L x 50 ml), se secaron sobre sulfato de magnesio, se obtenido se purificó mediante cromatografía en gel de etilo (0 a 10% de acetato de etilo) para producir 3-(vinil aceite incoloro. 1H NMR (250 MHz, CDCh) 6 (ppm): 7 J=3.0 Hz, 1H), 4.88 (dd, J=1.8, 13.5 Hz, 1H), 4.50 (d encontrado 211.0 (M+1)+. Tiempo de retención: 4,74 mi
Paso 3: 3-((ds)-2-(trifluorometN)ddopropoxi)-1H (trifluorometil)ciclopropoxi)-1H-pirazol-1-carboxilato pas orgánicas se lavaron con agua (50 ml), salmuera (2 on y se concentraron a presión reducida. El residuo usando el método de gradiente de hexanos-acetato de -pirazol-1-carboxilato de terc-butilo (1,10 g, 60%) como , J=3.0 Hz, 1H), 7.24 (dd, J=6, 13.5 Hz, 1H), 5.95 (d, .8, 6.0 Hz, 1H), 1.62 (s, 9H). ESI-MS m/z calc. 210.1
oM-carboxNato de terc-butilo y 3-((trans)-2-rc-butilo

Se añadió agua (20 ml) a 3-(viniloxi)-1H-pir matraz con forma de pera (100 ml) y se burbujeó con (85,8 mg, 1,05 mmol) seguido de clorhidrato de 2,2 concentrado (51,3 mg, 0,523 mmol). La solución se bu (ácido a,a,a',a'-tetrametil-1,3-bencenodipropiónico)] (39 argón con globo mientras se añadía una solución acuo mediante una bomba de jeringuilla en el plazo de 10 h agitó durante 6 horas adicionales. Se añadió éter diet orgánica se lavó con salmuera (30 ml), se secó sob reducida. El residuo obtenido se purificó mediante cro hexanos-diclorometano (0 a 100% de diclorometano).
de sílice (hexanos y acetato de etilo, del al 10% de gra y trans. 3-((trans)-2-(trifluorometil)ciclopropoxi)-1H-pira calc. 292.1 encontrado 293.1 (M+1)+. Tiempo de reten (d, J=2.8 Hz, 1H), 5.91 (d, J=2.8 Hz, 1H), 4.49 (m, 1H terc-butil 3-((cis)-2-(trifluorometil)ciclopropoxi)-1H-piraz calc.292.1, encontrado 293,1 (M+1)+. Tiempo de reten (d, J=2.8 Hz, 1H), 5.92 (d, J=2.8 Hz, 1H), 4.49 (m, 1H),
Paso 4: 3-((cis)-2-(trifluorometil)ciclopropoxi)-1H-pir -carboxilato de terc-butilo (1,10 g, 5,23mmol) en un durante 5 minutos, luego se añadió acetato de sodio uoroetilamina (3,57 g, 26,17 mmol) y ácido sulfúrico con argón durante otros 5 minutos de añadir bis[rodio 0,523 mmol). La solución de reacción se mantuvo bajo nitrito de sodio (2,17 g, 31,4 mmol) en agua (12,8 ml) na vez completada la adición, la solución resultante se 300 ml) y se separó la capa orgánica. Luego, la capa lfato de magnesio, se filtró y se concentró a presión afía en gel de sílice usando el método de gradiente de uo obtenido se volvió a someter a cromatografía en gel de acetato de etilo) para proporcionar los isómeros cis arboxilato de terc-butilo: (366 mg, 24%). ESI-MS m/z ,22 minutos. 1H NMR (250 MHz, CDCla) 6 (ppm): 7.84 (m, 1H), 1.62 (s, 9H), 1.56-1.25 (m, 2H). 3-(1,2-cis-2-rboxilato de terc-butilo: (314 mg, 21%). ESI-MS m/z .48 minutos. 1H NMR (250 MHz, CDCh) 6 (ppm): 7.90 m, 1H), 1.62 (s, 9H), 1.30 (m, 2H).

Se añadió ácido trifluoroacético (2,76 g, 24,3 1H-pirazol-1-carboxilato de terc-butilo (708 mg, 2,43 m se agitó a temperatura ambiente durante 16 horas. S Todos los solventes se eliminaron a presión reducida. con solución acuosa saturada de bicarbonato de so magnesio, se filtró y se concentró a presión reducid pirazol bruto (461 mg, 99%) como un aceite de color paso siguiente sin purificación adicional. ESI-MS m/z 3,26 minutos.
Paso 5: 2-doro-6-(3-((ds)-2-(trifluorometN)ddoprop ) a la solución de 3-((cis)-2-(trifluorometil)ciclopropoxi)-n diclorometano anhidro (24 ml). La solución resultante dió 1,2-dicloroetano (10 ml) a la solución de reacción. duo obtenido se disolvió en éter etílico (150 ml), se lavó ml). La solución orgánica se secó sobre sulfato de proporcionar 3-((cis)-2-(trifluorometil)ciclopropoxi)-1H-lo marrón. El producto bruto se usó directamente en el 192.1 encontrado 193.0 (M+1)+. Tiempo de retención:
H-pirazoM-N)mcotmato de terc-butilo

A la solución de 3-((cis)-2-(trifluorometil)c dimetilformamida (8 ml) se le añadió 2,6-didoropiridinade potasio (669 mg, 4,85 mmol) y 1,4-diazabiciclo[2 temperatura ambiente durante 48 horas. La solución de 20 ml) y salmuera (20 ml). La capa orgánica se secó s reducida. El residuo obtenido se purificó mediante cro hexanos - diclorometano (0 a 100% de diclorometano) 1H-pirazol-1-il)nicotinato de terc-butilo (731 mg, 68%) 8.39 (d, J=2.8 Hz, 1H), 8.22 (d, J=8.5 Hz, 1H), 7.74 (d, 1H), 1.62 (s, 9H), 1.45-1.26 (m, 2H). ESI-MS m/z calc. minutos.
Paso 6: ácido 2-doro-6-(3-((ds)-2-(trifluorometN)ddo opoxi)-1H-pirazol bruto (461 mg, 2,43 mmol) en boxNato de terc-butilo (659 mg, 2,67 mmol), carbonato ctano (55 mg, 0,49 mmol). La reacción se agitó a ción se diluyó con éter (200 ml), se lavó con agua (4 x sulfato de magnesio, se filtró y se concentró a presión afía en gel de sílice usando el método de gradiente de producir 2-cloro-6-(3-((cis)-2-(trifluorometil)ciclopropoxi)-un sólido blanco. 1H NMR (250 MHz, cDch) 6 (ppm): Hz, 1H), 6.01 (d, J=2.8 Hz, 1H), 4.33 (m, 1H), 1.93 (m, encontrado 404.1 (M+1)+. Tiempo de retención: 7,29
oxi)-1H-pirazoM-N)mcotmico

Se añadió ácido trifluoroacético (2,03 g (trifluorometil)ciclopropoxi)-1H-pirazol-1-il)nicotinato de t ml). La solución resultante se agitó a temperatura ambie solución de reacción. Todos los solventes se eliminaro etílico al 10% en hexanos (25 ml) y se sonicó durante 3 (10 ml), hexanos (10 ml) y se secó a va (trifluorometil)ciclopropoxi)-1H-pirazol-1-il)nicotínico (51 DMSO) 6 (ppm): 13.6 (bs, 1H), 8.47 (d, J=3.0 Hz, 1H), Hz, 1H), 4.46 (m, 1H), 2.40 (m, 1H), 1.47 (m, 1H), 1.32 Tiempo de retención: 5,20 minutos.
Paso 7: 2-doro-N-((1,3-dimetiMH-pirazol-4-N)sulfon il)nicotinamida
,8 mmol) a la solución de 2-cloro-6-(3-((cis)-2-utilo (718 mg, 1,78 mmol) en diclorometano anhidro (18 urante 16 horas. Se añadió 1,2-dicloroetano (10 ml) a la esión reducida. El sólido bruto obtenido se añadió éter tos, se filtró, se lavó con éter etílico al 10% en hexanos alto para proporcionar ácido 2-cloro-6-(3-((cis)-2-, 84%) como un sólido blanco. 1H NMR (500 MHz, d, J=8.8 Hz, 1H), 7.72 (d, J=8.8 Hz, 1H), 6.27 (d, J=3.0 1H). ESI-MS m/z calc. 347.0 encontrado 347.9 (M+1)+.
(3-((ds)-2-2-(trifluorometN)ddopropoxi)-1H-pirazoM-

Se disolvió ácido 2-cloro-6-(3-((cis)-2-(trifluoro mmol) en THF (1 ml). Se añadió di(imidazol-1-il)meta agitar la mezcla de la reacción a temperatura ambient (aproximadamente 75,59 mg, 0,4314 mmol) seguido de Se dejó agitar la mezcla de la reacción final durante la n evaporación. Se recogió en EtOAc (50 ml) y se lavó salmuera (1 x 50 ml). La capa orgánica se secó sobre para dar 2-cloro-N-((1,3-dimetil-1H-pirazol-4-il)s il)nicotinamida (210 mg). ESI-MS m/z calc. 504.05945,
Paso 8: N-(1,3-dimetMpirazol-4-N)sulfoml-6 trimetilpirrolidin-1-1-il]piridina-3-carboxamida (mezcl ciclopropoxi)-1H-pirazol-1-il)nicotmico (125 mg, 0,3595 (aproximadamente 69,95 mg, 0,4314 mmol). Se dejó nte 1 hora. Se añadió 1,3-dimetilpirazol-4-sulfonamida (aproximadamente 65,67 mg, 64,51 pl, 0,4314 mmol). a temperatura ambiente. Los volátiles se eliminaron por na solución acuosa de ácido cítrico 1 M (2 x 50 ml) y to de sodio, se filtró y se concentró a presión reducida )-6-(3-(((cis)-2-(trifluorometil)ciclopropoxi)-1H-pirazol-1-trado 505.0 (M+1)+; Tiempo de retención: 0,61 minutos.
-(trifluorometN)ddopropoxi]pirazoM-M]-2-[(4S)-2,2,4-isómeros cis)

Se disolvió 2-cloro-N-((1,3-dimetil-1H-pi pirazol-1-il)nicotinamida (181,5 mg, 0,3595 mmol) en clorhidrato) (aproximadamente 161,3 mg, 1,078 mmol) 2,157 mmol). Se dejó agitar la mezcla de la reacción a ambiente, la mezcla de la reacción se diluyó con EtOAc salmuera (1 x 50 ml). La capa orgánica se secó sobre s producto se aisló mediante cromatografía en columna d eluyendo con un gradiente de EtOAc/hexano al (trifluorometil)ciclopropoxi]pirazol-1-il]-2-[(4S)-2,2,4-trime cis) (128,4 mg) ESI-MS m/z calc. 581.2032, encontrado
Síntesis de N-(1,3-dimetMpirazol-4-N)sulfoml-6-trimetilpirrolidin-1-il]piridina-3-carboxamida (mezcla 4-il)sulfonil)-6-(3-((cis)-2-(trifluorometil)ciclopropoxi)-1H-(1 ml). Se añadió (4S)-2,2,4-trimetilpirrolidina (sal de do de carbonato potásico (aproximadamente 298,1 mg, C durante la noche. Después de enfriar a temperatura l) y se lavó con ácido cítrico acuoso (1 M, 2 x 50 ml) y de sodio, se filtró y se concentró a presión reducida. El de sílice en una columna de gel de sílice de 12 gramos % para dar N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[2-olidin-1-il]piridina-3-carboxamida (mezcla de isómeros (M+1)+; Tiempo de retención: 1,93 minutos.
-(trifluorometN)ddopropoxi]pirazoM-M]-2-[(4S)-2,2,4-ómeros trans) (Compuesto 35)

Paso 1: 3-((trans)-2-(trifluorometil)cidopropoxi)-1H-pi ol

Se añadió ácido trifluoroacético (3,15 (trifluorometil)cidopropoxi)-1H-pirazol-1-carboxilato de ter ml). La solución resultante se agitó a temperatura ambien solución de reacción. Todos los solventes se eliminaron etílico (200 ml), se lavó con solución acuosa saturada de sobre sulfato de magnesio, se filtró y se c (trifluorometil)ciclopropoxi)-1H-pirazol bruto (525 mg, 99 bruto se usó directamente en el paso siguiente sin purifi (M+1)+. Tiempo de retención: 2,97 minutos.
Paso 2: 2-doro-6-(3-((trans)-2-(trifluorometM)cidopro , 27,64 mmol) a la solución de 3-((trans)-2-utilo (807 mg, 2,76 mmol) en diclorometano anhidro (28 durante 16 horas. Se añadió 1,2-dicloroetano (15 ml) a la presión reducida. El residuo obtenido se disolvió en éter carbonato de sodio (30 ml). La solución orgánica se secó entró a presión reducida para dar 3-((trans)-2-como un aceite de color amarillo-marrón. El producto ión adicional. ESI-MS m/z calc. 192.1 encontrado 193.0
i)-1H-pirazoM-N)mcotmato de terc-butilo

A la solución de 3-((trans)-2-(trifluorometil) dimetilformamida (9,2 ml) se le añadió 2,6-dicloropiridin de potasio (763 mg, 5,53 mmol) y 1,4-diazabiciclo[2 temperatura ambiente durante 48 horas. La solución de 20 ml) y salmuera (20 ml). La capa orgánica se secó s reducida. El residuo obtenido se purificó mediante crom hexanos - diclorometano (del 0 al 100% d (trifluorometil)ciclopropoxi)-1H-pirazol-1-il)nicotinato de t calc. 403.1 encontrado 404.1 (M+1)+. Tiempo de retenc (d, J=3.0 Hz, 1H), 8.20 (d, J=8.5 Hz, 1H), 7.73 (d, J=8.5 1.62 (s, 9H), 1.44 (m, 1H), 1.31 (m, 1H).
Paso 3: ácido 2-doro-6-(3-((trans)-2-(trifluorometN)d ropoxi)-1H-pirazol bruta (525 mg, 2,76 mmol) en rboxilato de terc-butilo (751 mg, 3,04 mmol), carbonato ctano (62 mg, 0,55 mmol). La reacción se agitó a cción se diluyó con éter (250 ml), se lavó con agua (4 x sulfato de magnesio, se filtró y se concentró a presión afía en gel de sílice usando el método de gradiente de clorometano) para producir 2-cloro-6-(3-((trans)-2-utilo (314 mg, 21%) como aceite incoloro. ESI-MS m/z ,92 minutos. 1H nMr (250 MHz, CDCh) 8 (ppm): 8.38 1H), 6.03 (d, J=3.0 Hz, 1H), 4.39 (m, 1H), 1.77 (m, 1H),
opoxi)-1H-pirazoM-M)mcotmico

Se añadió ácido trifluoroacético (2,39 g, (trifluorometil)ciclopropoxi)-1H-pirazol-1-il)nicotinato de t ml). La solución resultante se agitó a temperatura ambie mezcla de la reacción. Todos los solventes se eliminaro etílico al 10% en hexanos (30 ml) y se sonicó durante 30 (10 ml), hexanos (10 ml) y se secó a vací (trifluorometil)ciclopropoxi)-1H-pirazol-1-il)nicotínico (60 encontrado 347.9 (m 1)+. Tiempo de retención: 4,91 mi 1H), 8.41 (d, J=8.3 Hz, 1H), 7.74 (d, J=8.3 Hz, 1H), 6.3 1.34 (m, 1H).
Paso 4: 2-doro-N-((1,3-dimetiMH-pirazol-4-M)sulfon il)nicotinamida
0 mmol) a la solución de 2-cloro-6-(3-((trans)-2-utilo (847 mg, 2,10 mmol) en diclorometano anhidro (21 urante 20 horas. Se añadió 1,2-dicloroetano (15 ml) a la resión reducida. Al sólido bruto obtenido se añadió éter utos, se filtró, se lavó con éter etílico al 10% en hexanos to para proporcionar ácido 2-cloro-6-(3-((trans)-2-82%) como un sólido blanco. ESI-MS m/z calc. 347.0 1H NMR (500 MHz, DMSO) 8 (ppm): 8.46 (d, J=2.8 Hz, =2.8 Hz, 1H), 4.46 (m, 1H), 2.15 (m, 1H), 1.40 (m, 1H),
3-((trans)-2-(trifluorometN)ddopropoxi)-1H-pirazoM-

Se disolvió ácido 2-cloro-6-(3-((trans)-2-(tri 0,3595 mmol) en THF (1 ml). Se añadió di(imidazol-1-i dejó agitar la mezcla de la reacción a temperatura sulfonamida (aproximadamente 75,59 mg, 0,4314 mm 0,4314 mmol). Se dejó agitar la mezcla de la reacción fi eliminaron por evaporación. Se recogió en EtOAc (50 m 50 ml) y salmuera (1 x 50 ml). La capa orgánica se se reducida para dar 2-cloro-N-((1,3-dimetil-1H-pira pirazol-1-il)nicotinamida (203 mg). Es I-MS m/z calc.
0,59 minutos.
Paso 5: N-(1,3-dimetNpirazol-4-N)sulfoml-6-trimetilpirrolidin-1-il]piridina-3-carboxamida (mezcla metil)ciclopropoxi)-1H-pirazol-1-il)nicotmico (125 mg, anona (aproximadamente 69,95 mg, 0,4314 mmol). Se iente durante 1 hora. Se añadió 1,3-dimetilpirazol-4-guido de DBU (aproximadamente 65,67 mg, 64,51 pl, rante la noche a temperatura ambiente. Los volátiles se lavó con una solución acuosa de ácido cítrico 1 M (2 x bre sulfato de sodio, se filtró y se concentró a presión il)sulfonil)-6-(3-((trans)-2-(trifluorometil)ciclopropoxi)-1H-945, encontrado 505.0 (M+1)+; Tiempo de retención:
(trifluorometN)cidopropoxi]pirazoM-M]-2-[(4S)-2,2,4-ómeros trans)

Se disolvió 2-cloro-N-((1,3-dimetil-1H-pira pirazol-1-il)nicotinamida (181,5 mg, 0,3595 mmol) en clorhidrato) (aproximadamente 161,3 mg, 1,078 mmol) mg, 2,157 mmol). Se dejó agitar la mezcla de la r temperatura ambiente, la mezcla de la reacción se diluy 2 x 50 ml) y salmuera (1 x 50 ml). La capa orgánica se reducida. El producto se aisló mediante cromatografía de 12 gramos eluyendo con un gradiente de EtOAc/he [2-(trifluorometil)ciclopropoxi]pirazol-1-il]-2-[(4S)-2,2,4-tri isómeros trans) (114,9 mg). ESI-MS m/z calc. 581.2 minutos.
Síntesis de (S)-N-((1,5-dimetil-1H-pirazol-4-il)sul pirazol-1-il)-2-(2,2,4-trimetilpirrolidin-1-il)nicotinamid il)sulfonil)-6-(3-((trans)-2-(trifluorometil)ciclopropoxi)-1H-(1 ml). Se añadió (4S)-2,2,4-trimetilpirrolidina (sal de ido de carbonato de potasio (aproximadamente 298,1 n a 130°C durante la noche. Después de enfriar a EtOAc (50 ml) y se lavó con ácido cítrico acuoso (1 M, sobre sulfato de sodio, se filtró y se concentró a presión lumna de gel de sílice en una columna de gel de sílice al 0-10% para dar N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-irrolidin-1-il]piridina-3-carboxamida (mezcla de encontrado 582.4 (M+1)+; Tiempo de retención: 1,86
-6-(3-(((1-(trifluorometil)ciclopropil)metoxi)metil)-1H-mpuesto 25)

Paso 1: 3-(terc-butoximetil)-1H-pirazol

Se mezcló alcohol terc-butilpropargílico (2,5 g 11,1 ml, 22,2 mmol) y se agitó en un tubo sellado a inactivó con metanol (5 ml) y se concentró. La crom proporcionó 3-(terc-butoximetil)-1H-pirazol como un ac (s, 9H); 4.53 (s, 2H); 6.22 (s, 1H); 7.48 (s, 1H).
Paso 2: 6-[3-(terc-butoximetN)pirazoM-M]-2-doro-piri mmol) con trimetilsilil diazometano (2,0 M en hexano, durante 18 horas. La mezcla se enfrió a 40° C y se fía en columna (sílice; heptanos/EtOAc de 2:1 a 1:1) coloro (1,5 g, 44%). 1H NMR (CDCl3, 300 MHz): 81.26
3-carboxNato de terc-butilo

Un matraz de fondo redondo de 100 ml se car 8,047 mmol), 2,6-dicloropiridina-3-carboxilato de terc-bu mmol) (recién molido en un mortero) y DMF anhidro mezcla se agitó a temperatura ambiente bajo nitrógen acetato de etilo (50 ml) y agua y salmuera (50 ml) adicionalmente con acetato de etilo (2 x 30 ml). Los sobre sulfato de sodio y el solvente se eliminó a presión sobre gel de sílice usando un gradiente de acetato d combinaron y los solventes se eliminaron a presión re cloro-piridina-3-carboxilato de terc-butilo (1,956 g, 66% durante la noche a vacío alto. ESI-MS m/z calc. 365. minutos.
Paso 3: ácido 2-doro-6-[3-(hidroximetil)pirazol-1-il]p o nitrógeno con 3-(terc-butoximetil)-1H-pirazol (1,241 g, ,0 g, 8,061 mmol), carbonato de potasio (1,448 g, 10,48 ml). Se añadió DABCO (163 mg, 1,453 mmol) y la nte 16 horas. La mezcla de la reacción se diluyó con separaron las dos fases. La fase acuosa se extrajo tos combinados se lavaron con salmuera, se secaron ida. El material se sometió a cromatografía ultrarrápida (del 0 al 10%) en hexanos. Las fracciones puras se para proporcionar 6-[3-(terc-butoximetil)pirazol-1-il]-2-o un aceite incoloro, que solidificó a un sólido blanco encontrado 366.2 (M+1)+; Tiempo de retención: 0,82
a-3-carboxílico

Se disolvió 6-[3-(terc-butoximetil)pirazol-1-il]-2 mmol) en HCl en dioxano (8,0 ml de 4 M, 32,00 mmol) reacción se enfrió a temperatura ambiente y se concent 6-[3-(hidroximetil)pirazol-1 -il]piridina-3-carboxílico (370 (M+1)+; Tiempo de retención: 0,33 minutos
Paso 4: ácido 2-doro-6-(3-(((1-(trifluorometN)ddopro -piridina-3-carboxilato de terc-butilo (538 mg, 1,471 alentó a 60° C durante 2 horas. Luego, la mezcla de la sta la sequedad, dando un polvo blanco. Ácido 2-cloro-9%) ESI-MS m/z calc. 253.02542, encontrado 254.1
etoxi)metM)-1H-pirazoM-N)mcotmico

Se combinaron [1-(trifluorometil)ciclopropil]met cloro-6-[3-(hidroximetil)pirazol-1-il]piridina-3-carboxílico añadió terc-butoxipotasio (660 mg, 5,882 mmol) y la Después de 30 minutos, la mezcla de la reacción se ver acetato de etilo. Los extractos orgánicos combinados s se concentraron. El material resultante se purificó medi metanol al 0-10% en diclorometano. Las fracciones que un sólido blanco. Ácido 2-cloro-6-(3-(((1-(trifluorometil) ESI-MS m/z calc. 375.05975, encontrado 376.1 (M+1)+;
Paso 5: 2-doro-N-((1,5-dimetil-1H-pirazol-4-il)sulfo pirazol-1-yl)nicotinamida
etilbencenosulfonato (1,3 g, 4,417 mmol) y ácido 2-mg, 1,459 mmol), en DMSO anhidro (9,250 ml). Se cla de la reacción se agitó a temperatura ambiente.
ácido cítrico 1 M (15 ml) y se extrajo con 3 x 15 ml de ron con salmuera, se secaron sobre sulfato de sodio y cromatografía en gel de sílice usando un gradiente de nían el producto se recogieron y concentraron para dar ropil)metoxi)metil)-1H-pirazol-1-il)nicotínico (292, 53%) o de retención: 0,62 minutos.
-(3-(((1-1-(trifluorometil)ciclopropil)metoxi)metil)-1H-

Se combinaron ácido 2-cloro-6-(3-(((1-(trifluo mg, 0,1331 mmol) y CDI (26 mg, 0,1603 mmol) en TH horas en un vial (vial 1). Al mismo tiempo, se combinó con amoniaco (125 j l de 7 M, 0,8750 mmol) en un adicionales, se eliminaron los volátiles del vial 2 por eva y también se evaporó. Luego, se añadió DBU (60 pl, (para facilitar la eliminación del amoniaco de cualquie ambiente, se añadió 1 ml de THF y luego se evaporó a vial 2 con una jeringuilla y la mezcla de la reacción se reacción se diluyó con 10 ml de acetato de etilo y se la con 2 x 10 ml de acetato de etilo y los orgánicos combi sodio y se concentraron para dar un sólido blanco. adicional. 2-cloro-N-((1,5-dimetil-1H-pirazol-4-il)sulfonil)-il)nicotinamida (65 mg, 50%) ESI-MS m/z calc. 533.29 minutos.
til)ciclopropil)metoxi)metil)-1H-pirazol-1-il)nicotínico (50 ,0 jl) y se agitaron a temperatura ambiente durante 2 de 1,5-dimetilpirazol-4-sulfonilo (31 mg, 0,1593 mmol) eparado (vial 2). Después de agitar durante 20 min ión y se añadió 1 ml de diclorometano al residuo sólido mmol) al vial 2 y se agitó a 60° C durante 5 minutos uro de amonio residual). Tras enfriarse a temperatura ón reducida. Luego, se añadió el contenido del vial 1 al durante 4 h a temperatura ambiente. La mezcla de la 10 ml de ácido cítrico 1 M. La capa acuosa se extrajo se lavaron con salmuera, se secaron sobre sulfato de material se usó en el paso siguiente sin purificación ((1-(trifluorometil))ciclopropil)metoxi)metil)-1H-pirazol-1-encontrado 533.2 (M+1)+; Tiempo de retención: 1,34
Paso 6: (S)-N-((1,5-dimetil-1H-pirazol-4-il)sulfonil)-6 1-il)-2-(2,2,4-trimetilpirrolidin-1-il)nicotinamida
(1-(trifluorometil)ciclopropil)metoxi)metil)-1H-pirazol-

Se combinaron
(trifluorometil)cidopropil)metoxi)metil)-1H-pirazol-1-il)nic (sal de clorhidrato) (94 mg, 0,6281 mmol) y carbonato calentó a 130° C durante 16 h. La reacción se enfrió a t 15 minutos de agitación, se dejó sedimentar el conteni disolvieron los sólidos restantes con 20 ml de acetato separaron las capas acuosa y orgánica y la capa acuos orgánicos se combinaron, se lavaron con salmuera, se resultante se purificó adicionalmente mediante cromat diclorometano para dar un sólido bl (trifluorometil)ciclopropil)metoxi)metil)-1H-pirazol-1-il)-2-MS m/z calc. 609,2345, encontrado 610,3 (M+1)+; Tiem 1H NMR (400 MHz, DMSO) 812.36 (s, 1H), 8.34 (d, J (d, J=2.6 Hz, 1H), 4.55 (s, 2H), 3.78 (s, 3H), 3.59 (s, 2H 2.19 (dt, J=12.2, 6.6 Hz, 1H), 1.94-1.84 (m, 1H), 1.56 ( 0.86 (tq, J=4.4, 3.1,2.4 Hz, 2H), 0.81 (d, J=6.2 Hz, 3H).
Síntesis de N-(1,3-dimetNpirazol-4-N)sulfoml-6 trimetilpirrolidin-1-il]piridina-3-carboxamida
2-cloro-N-((1,5-dimetil-1H-pirazol-4-il)sulfonil)-6-(3-(((1-mida (67 mg, 0,1257 mmol), (4S)-2,2,4-trimetilpirroMdina otasio (174 mg, 1,259 mmol) en DMSO (335,0 |jl) y se eratura ambiente y se añadió 1 ml de agua. Después de el vial, se eliminó la porción líquida con una pipeta y se tilo, luego se lavaron con 15 ml de ácido cítrico 1 M. Se extrajo dos veces más con 15 ml de acetato de etilo. Los aron sobre sulfato de sodio y se concentraron. El sólido fía en gel de sílice eluyendo con metanol al 0-10% en . (S)-N-((1,5-dimetil-1H-pirazol-4-il)sulfonil)-6-(3-(((1-4-trimetilpirrolidin-1-il)nicotinamida (17 mg, 22%). ESI-e retención: 1,96 minutos.
Hz, 1H), 7.85-7.71 (m, 2H), 7.05 (d, J=8.1 Hz, 1H), 6.56 8 (t, J=10.4 Hz, 1H), 2.53 (s, 3H), 2.45 (t, J=8.4 Hz, 1H), 15.0 Hz, 6H), 1.45 (t, J=12.2 Hz, 1H), 1.00-0.96 (m, 2H),
1S,2S,4R)-norboman-2-N]oxipirazoM-M]-2-[(4S)-2,2,4-

Paso 1: 3-(((1S,2S,4R)-bicido[2.2.1]heptan-2-M)oxi) irazoM-carboxilato de terc-butilo

Se combinaron 3-hidroxipirazol-1-carboxilato d g, 8,915 mmol) y trifenilfosfina (2,57 g, 9,798 mmol) en la mezcla se le añadió DIAD (2 ml, 10,16 mmol) gota a se agitó durante 16 h. La mezcla se evaporó y el ma hidróxido de sodio 1 N (30 ml). Los extractos orgánicos sobre sulfato de sodio y se evaporaron. El material eluyendo con acetato de etilo al 0-30% en hexanos par 1-carboxilato de terc-butilo (2,08 g, 84%) ESI-MS m retención: 0,72 minutos.
1H NMR (400 MHz, DMSO) 68.05 (d, J=3.0 Hz, 1H), 6 1H), 2.32-2.22 (m, 1H), 1.75 (td, J=6.7, 2.4 Hz, 1H), 1.
2H), 1.18-1.07 (m, 3H).
Paso 2: 3-[(1S,2S,4R)-norboman-2-N]oxMH-pirazol -butilo (1,632 g, 8,860 mmol), (+)-endo-2-norborneol (1 21,98 ml) y la reacción se enfrió en un baño de hielo. A y la reacción se dejó calentar a temperatura ambiente y resultante se repartió entre acetato de etilo (30 ml) e epararon, se lavaron con salmuera (30 ml), se secaron se purificó mediante cromatografía en gel de sílice 3-(((1S,2S,4R)-biciclo[2.2.1]heptan-2-il)oxi)-1H-pirazollc. 278.16306, encontrado 279.3 (M+1)+; Tiempo de
d, J=3.0 Hz, 1H), 4.47 (d, J=6.8 Hz, 1H), 2.43-2.36 (m, 9H), 1.53-1.49 (m, 2H), 1.42 (ddt, J=14.8, 7.8, 4.4 Hz,

Se disolvió 3-[(1S,2S,4R)-norbornan-2-il]oxipir diclorometano (20,80 ml) con ácido trifluoroacético ( ambiente durante 1 h. La reacción se evaporó a presió etilo (50 ml) y una solución saturada de bicarbonato d salmuera, se secaron sobre sulfato de sodio y se conce 2-il]oxi-1H-pirazol (1,29 g, 97%) ESI-MS m/z calc. 178. minutos.
Paso 3: 2-doro-6-[3-[(1S,2S,4R)-norboman-2-M]oxipir 1-carboxilato de terc-butilo (2,08 g, 7,473 mmol) en l, 75,28 mmol) y la reacción se agitó a temperatura ucida y el aceite resultante se repartió entre acetato de io (30 ml). Los orgánicos se separaron, se lavaron con n al vacío para dar un aceite, 3-[(1S,2S,4R)-norbornan-, encontrado 179.2 (M+1)+; Tiempo de retención: 0,45
-M]piridma-3-carboxMato de terc-butilo

Un matraz de fondo redondo de 100 ml se car butilo (1,796 g, 7,239 mmol), 3-[(1S,2S,4R)-norborna potasio (1,310 g, 9,479 mmol) (recién molido en un m 1,302 mmol) y la mezcla se agitó a temperatura ambie se diluyó con acetato de etilo (50 ml), agua y salmuer extrajo adicionalmente con acetato de etilo (2 x 50 ml). y el solvente se eliminó a presión reducida. El material usando un gradiente de acetato de etilo (del 0 al 20 nitrógeno con 2,6-dicloropiridina-3-carboxilato de terc-]oxi-1H-pirazol (1,29 g, 7,238 mmol) y carbonato de ) y Dm F anhidra (12 ml). Se añadió dAbCO (146 mg, jo nitrógeno durante 8 horas. La mezcla de la reacción ml) y se separaron las dos fases. La fase acuosa se xtractos combinados se secaron sobre sulfato de sodio ometió a cromatografía ultrarrápida sobre gel de sílice hexanos. Las fracciones puras se combinaron y los
solventes se eliminaron a presión reducida para prop il]piridina-3-carboxilato de terc-butilo (1,814 g, 64%) E de retención: 0,92 minutos.
1H NMR (400 MHz, DMSO) 88.40 (d, J=2.9 Hz, 1H), 8 Hz, 1H), 4.53 (d, J=6.6 Hz, 1H), 1.88-1.78 (m, 1H), 2.45 1.39 (m, 4H), 1.22-1.08 (m, 3H).
Paso 4: ácido 2-doro-6-[3-[(1S,2S,4R)-norboman-2-N nar 2-cloro-6-[3-[(1S,2S,4R)-norbornan-2-il]oxipirazol-1-m/z calc. 389.1506, encontrado 390.3 (M+1)+; Tiempo
, J=8.4 Hz, 1H), 7.72 (d, J=8.4 Hz, 1H), 6.18 (d, J=2.9 =4.6 Hz, 1H), 2.29 (t, J=4.3 Hz, 1H), 1.56 (s, 9H), 1.55
irazoM-M]piridma-3-carboxflico

Se combinaron 2-cloro-6-[3-[(1S,2S,4R)-norb (1,814 g, 4,653 mmol) y TFA (5 ml, 64,90 mmol) en dicl evaporó la reacción. Se añadieron hexanos y la mezcla en el paso siguiente sin purificación adicional. Ácido 2-carboxílico (1,47 g, 79%) ESI-MS m/z calc. 333.088, en
Paso 5: 2-doro-N-(1,3-dimetNpirazol-4-N)sulfon carboxamida
-2-il]oxipirazol-1-il]piridina-3-carboxilato de terc-butilo tano (18,14 ml) y se calentaron a 40° C durante 2 h. Se vaporó de nuevo para dar un sólido blanco que se usó 6-[3-[(1S,2S,4R)-norbornan-2-il]oxipirazol-1-il]piridina-3-do 334.2 (M+1)+; Tiempo de retención: 0,71 minutos.
-[(1S,2S,4R)-norboman-2-M]oxipirazoM-M]piridma-3-

Se combinaron ácido 2-cloro-6-[3-[(1S,2S,4R 0,2487 mmol) y CDI (aproximadamente 52,42 mg, 0,32 durante 2 horas a temperatura ambiente. Luego se aña y DBU (aproximadamente 48,35 jl, 0,3233 mmol) y la r Luego, la mezcla de la reacción se vertió en 20 ml de á Los extractos orgánicos combinados se lavaron con ag se concentraron para dar 2-cloro-N-(1,3-dimetilpi il]piridina-3-carboxamida en bruto (impurezas sustan adicional). ESI-MS m/z calc. 490.12, encontrado 491.3 (
Paso 6: N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[(1S, 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida
ornan-2-il]oxipirazol-1-il]piridina-3-carboxílico (100 mg, mol) en t Hf (aproximadamente 415,4 jl) y se agitaron 1,3-dimetilpirazol-4-sulfonamida (58 mg, 0,3310 mmol) n se agitó 2 horas adicionales a temperatura ambiente. ítrico 1 M y se extrajo con 3 x 20 ml de acetato de etilo. ego con salmuera, se secaron sobre sulfato de sodio y 4-il)sulfonil-6-[3-[(1S,2S,4R)-norbornan-2-il]oxipirazol-1-pero usadas en el paso siguiente sin purificación ; Tiempo de retención: 0,75 minutos.
)-norbornan-2-norboman-2-il]oxipirazol-1-il]-2-[(4S)-

Se combinaron 2-cloro-N-(1,3-dimetilp il]piridina-3-carboxamida bruta (125 mg, 0,2546 l-4-il)sulfonil-6-[3-[(1S,2S,4R)norbornan-2-il]oxipirazol-1-l), (4S)-2,2,4-trimetilpirrolidina (sal de clorhidrato)
(aproximadamente 114,3 mg, 0,7638 mmol) y carbonat DMSO (aproximadamente 0,4243 ml) en un vial con ta Luego, la mezcla de la reacción se enfrió a temperat resultado la formación de un precipitado. Después de 3 desechó, y los sólidos restantes se disolvieron en 15 ml ácido cítrico 1 M y la capa acuosa se extrajo un tiem combinados se lavaron con salmuera, se secaron sobr purificó mediante cromatografía en columna sobre ge diclorometano. Las fracciones puras se combinaron y [(1S,2S,4R)-norbornan-2-il]oxipirazol-1-il]-2-[(4S)-2,2,4-tri Ms m/z calc. 567.26, encontrado 568.3 (M+1) ; Tiempo 1H NMR (400 MHz, DMSO) 8 12.35 (s, 1H), 8.37 (s, 1 J=8.2 Hz, 1H), 6.08 (d, J=2.7 Hz, 1H), 4.49 (d, J=6.7 Hz, 6.6 Hz, 2H), 2.32 (s, 3H), 2.29 (d, J=4.4 Hz, 1H), 2.19 (tt, 1.20-1.11 (m, 3H), 0.81 (d, J=6.2 Hz, 3H).
Síntesis de N-(1,3-dimetMpirazol-4-N)sulfoml-6-[3 trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu potasio (aproximadamente 211,2 mg, 1,528 mmol) en de rosca y se calentaron a 130° C durante 16 horas. mbiente y se añadieron 3 ml de agua, dando como utos, la porción líquida se retiró con una jeringuilla y se cetato de etilo. Los orgánicos se lavaron con 15 ml de dicional con 15 ml de acetato de etilo. Los orgánicos lfato de sodio y se concentraron. El material bruto se sílice usando un gradiente de metanol al 0-10% en entraron para dar N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-lpirrolidin-1-il]piridina-3-carboxamida (37 mg, 25%) eS|-etención: 2,23 minutos.
.18 (d, J=2.8 Hz, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.89 (d, 3.81 (s, 3H), 2.56 (d, J=10.4 Hz, 1H), 2.42 (dd, J=13.7, 2.1, 6.4 Hz, 1H), 1.91-1.78 (m, 2H), 1.59-1.38 (m, 11H),
,4R)-norboman-2-N]metoxi]pirazoM-M]-2-[(4S)-2,2,4-50)

Paso 1: 3-[[(1S,4R)-norboman-2-M]metoxi]pirazoM-ca Mato de terc-butilo

Se combinaron 3-hidroxipirazol-1-carboxilato d il]metanol (1 g, 7.924 mmol) (mezcla de endo y exo) y reacción se enfrió en un baño de hielo. A la mezcla s reacción se dejó calentar a temperatura ambiente y s resultante se repartió entre acetato de etilo (50 ml) e hid lavaron con salmuera, se secaron sobre sulfato de so cromatografía en gel de sílice eluyendo con acetato de il]metoxi]pirazol-1-carboxilato de terc-butilo (1,698 g, 81 Tiempo de retención: 0,77 minutos. (2 diastereómeros -1H NMR (400 MHz, DMSO) 88.06 (d, J=2.9 Hz, 1H), 6.
c-butilo (1,327 g, 7,204 mmol), [(1S,4R)-norbornan-2-ilfosfina (2,09 g, 7,968 mmol) en THF (17,87 ml) y la añadió DIAD (1,627 ml, 8,263 mmol) gota a gota y la tó durante 72 h. La mezcla se evaporó, y el material o de sodio 1 N (50 ml). Los orgánicos se separaron, se se evaporaron. El material bruto se purificó mediante al 0-30% en hexanos para dar 3-[[(1S,4R)-norbornan-2-SI-MS m/z calc. 292.17868, encontrado 293.3 (M+1)+; la de norbornano endo y exo sustituido)
d, J=2.9, 1.0 Hz, 1H), 4.23-3.81 (m, 2H), 2.29-2.15 (m,
2H), 1.69 (dq, J=12.1, 4.2 Hz, 1H), 1.54 (d, J=1.4 Hz, 9H Paso 2: 3-[[(1S,4R)-norboman-2-M]metoxi]-1H-pirazol 1-1.03 (m, 7H), 0.75 (dd, J=5.0, 2.4 Hz, 1H).

Se disolvió 3-[[(1S,4R)-norboman-2-il]metoxi]pi diclorometano (16,98 ml) con ácido trifluoroacético (apr se agitó a temperatura ambiente durante 2 h. La reacci de etilo (50 ml) y una solución saturada de bicarbonato salmuera, se secaron sobre sulfato de sodio y se conce il]metoxi]-1H-pirazol (1,11 g, 99%) ESI-MS m/z calc. 192 minutos.
Paso 3: 2-doro-6-[3-[[(1S,4R)-norboman-2-N]metoxi] -1-carboxilato de terc-butilo (1,698 g, 5,808 mmol) en damente 6,622 g, 4,474 ml, 58,08 mmol) y la reacción evaporó y el aceite resultante se repartió entre acetato dio (30 ml). Los orgánicos se separaron, se lavaron con n al vacío para dar un aceite, 3-[[(1S,4R)-norbornan-2-7, encontrado 193.2 (M+1)+; Tiempo de retención: 0,52
M-N]piridma-3-carboxNato de terc-butilo

Se cargó un matraz de fondo redondo bajo (1,11 g, 5,774 mmol) (mezcla de dos diastereómeros), mmol), carbonato de potasio (1,05 g, 7,597 mmol) (reci DABCO (117 mg, 1,043 mmol) y la mezcla se agitó a mezcla de la reacción se diluyó con acetato de etilo (5 acuosa se extrajo adicionalmente con acetato de etil salmuera, se secaron sobre sulfato de sodio y el solve cromatografía ultrarrápida sobre gel de sílice usando un fracciones puras se combinaron y los solventes se eli [[(1S,4R)-norbornan-2-il]metoxi]pirazol-1-il]piridina-3-car 403.16626, encontrado 404.3 (M+1 )+; Tiempo de retenci
Paso 4: ácido 2-doro-6-[3-[[(1S,4R)-norboman-2-N]m geno con 3-[[(1S,4R)-norbornan-2-il]metoxi]-1H-pirazol cloropiridina-3-carboxilato de terc-butilo (1,433 g, 5,776 olido en un mortero) y DMF anhidro (10 ml). Se añadió eratura ambiente bajo nitrógeno durante 16 horas. La y agua (50 ml) y se separaron las dos fases. La fase x 30 ml). Los extractos combinados se lavaron con e eliminó a presión reducida. El material se sometió a iente de acetato de etilo (del 0 al 20%) en hexanos. Las on a presión reducida para proporcionar 2-cloro-6-[3-to de terc-butilo (1,88 g, 8 1 %) ESI-MS m/z calc. ,94 minutos.
]pirazoM-N]piridma-3-carboxflico

Se combinaron 2-cloro-6-[3-[[(1S,4R)-norborn (1,88 g, 4,655 mmol) y TFA (5 ml, 64,90 mmol) en diclo evaporó la reacción. Se añadieron hexanos y la mezcl cloro-6-[3-[[(1S,4R)-norbornan-2-il]metoxi]pirazol-1-il]piri 347.10367, encontrado 348.2 (M+1)+; Tiempo de retenci
Paso 5: 2-doro-N-(1,3-dimetNpirazol-4-N)sulfoml-6 carboxamida
l]metoxi]pirazol-1-il]piridina-3-carboxilato de terc-butilo ano (18,80 ml) y se calentaron a 40° C durante 2 h. Se evaporó de nuevo para dar un sólido blanco ácido 2--carboxílico (1,58 g, 98%) ESI-MS m/z calc. ,75 minutos.
(1S,4R)-norboman-2-N]metoxi]pirazoM-M]piridma-3-

Se agitaron ácido 2-cloro-6-[3-[[(1S,4R)-nor 0,2875 mmol) y CDI (60,59 mg, 0,3737 mmol) en THF añadió 1,3-dimetilpirazol-4-sulfonamida (56 mg, 0,319 reacción se agitó 4 horas adicionales a temperatura a de acetato de etilo y se vertió en 25 ml de ácido cítrico 25 ml adicionales de acetato de etilo y los extractos salmuera, se secaron sobre sulfato de sodio y se c purificación adicional, 2-cloro-N-(1,3-dimetilpira il]piridina-3-carboxamida (138 mg, 95%) (mezcla de es 504,13, encontrado 505,3 (M+1)+; Tiempo de retención:
Paso 6: N-(1,3-dimetMpirazol-4-N)sulfoml-6-[3 trimetilpirrolidin-1-il]piridina-3-carboxamida
n-2-il]metoxi]pirazoM-il]piridina-3-carboxílico (100 mg, ml) a temperatura ambiente durante 2 horas. Luego se ol), seguido de DBU (55,88 pl, 0,3737 mmol), y la e. Luego, la mezcla de la reacción se diluyó con 25 ml las capas se separaron. La capa acuosa se extrajo con nicos combinados se lavaron con agua y luego con traron. El producto se usó en el paso siguiente sin il)sulfonil-6-[3-[[(1S,4R)-norbornan-2-il]metoxi]pirazoM-sómeros de norbornano exo y endo) ESI-MS m/z calc. minutos.
,4R)-norboman-2-N]metoxi]pirazoM-M]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,3-dimetilpira il]piridina-3-carboxamida (138 mg, 0,2733 mmol), (4S)-mmol) y carbonato de potasio (226,7 mg, 1,640 mmol) calentaron a 130° C durante 16 horas. Después, la m añadieron 3 ml de agua, dando como resultado la form líquida se retiró con una jeringuilla y se desechó, y los se lavaron con 15 ml de ácido cítrico 1 M. La capa ac etilo. Los orgánicos combinados se lavaron con salmu material bruto se purificó mediante cromatografía en co 0-10% en diclorometano. Las fracciones puras se c il)sulfonil-6-[3-[[(1S,4R)-norbornan-2-il]metoxi]pirazol-1-il (101 mg, 63%) (mezcla de estereoisómeros de norborn (M+1)+; Tiempo de retención: 2,32 minutos.
Síntesis de 6-[3-(2,2-dicidopropMetoxi)p trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu il)sulfonil-6-[3-[[(1S,4R)-norbornan-2-il]metoxi]pirazoM-trimetilpirrolidina (sal de clorhidrato) (122,7 mg, 0,8199 MSO (0,4555 ml) en un vial con tapón de rosca y se de la reacción se enfrió a temperatura ambiente y se de un precipitado. Después de 30 minutos, la porción restantes se disolvieron en 15 ml de acetato de etilo y e extrajo un tiempo adicional con 15 ml de acetato de e secaron sobre sulfato de sodio y se concentraron. El sobre gel de sílice usando un gradiente de metanol al aron y concentraron para dar N-(1,3-dimetilpirazol-4-(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida
xo y endo) ESI-MS m/z calc. 581.28, encontrado 582.4
M-M]-N-(1,3-dimetMpirazol-4-M)sulfoml-2-[(4S)-2,2,4-32)

Paso 1: 3-(2, 2-diCiclopropiletoxi)pirazol-1-carboxilat terc-butilo

Se enfrió una solución de 2,2-diciclopropileta terc-butilo (730 mg, 3,963 mmol) y trifenilfosfano (1,1 g, añadió lentamente DIAD (800,0 pl, 4,063 mmol) en at lentamente a temperatura ambiente y se agitó durante se lavó con bicarbonato de sodio acuoso saturado, s residuo se purificó mediante cromatografía en gel de hexanos para producir 3-(2,2-diciclopropiletoxi)pirazolincoloro. Es I-MS m/z calc. 292.17868, encontrado 293.
1H NMR (400 MHz, Cloroformo-d) 67.62 (d, J=3.0 Hz, (qt, J=8.2, 5.0 Hz, 2H), 0.36 (tt, J=8.9, 5.6 Hz, 1H), 0.32-
Paso 2: 3-(2,2-diciclopropiletoxi)-1H-pirazol:
00 mg, 3,962 mmol), 3-hidroxipirazol-1-carboxilato de mmol) en THF seco (20,0 ml) en un baño de hielo y se ra de nitrógeno. Se dejó que la reacción se calentara La mezcla de la reacción se diluyó con acetato de etilo, ra, se secó sobre sulfato de sodio y se concentró. El con 100% de hexanos a 50% de acetato de etilo en oxilato de terc-butilo (783 mg, 68%) como un aceite )+; Tiempo de retención: 1,98 minutos.
5.67 (s, 1H), 4.13 (d, J=5.3 Hz, 2H), 1.44 (s, 9H), 0.58 (m, 4H) 0.10-0.08 (m, 4H).

Se agitó una solución de 3-(2,2-diciclopropileto ácido trifluoroacético (1,0 ml, 12,98 mmol) en diclorom presión reducida y el residuo se basificó con bicarbonat Los extractos combinados se secaron sobre sulfato de pirazol como un aceite incoloro que se usó tal cual sin calc. 192.12627, encontrado 193.3 (M+1)+; Tiempo de r
Paso 3: 2-doro-6-[3-(2,2-diddopropNetoxi)pirazoM-M zol-1-carboxilato de terc-butilo (750 mg, 2,565 mmol) y (4 ml) durante 2,5 horas. Los volátiles se eliminaron a sodio acuoso saturado y se extrajo con acetato de etilo.
y se evaporaron para dar 3-(2,2-diciclopropiletoxi)-1H-ación adicional para la siguiente reacción. ESI-MS m/z ón: 1,32 minutos.
ma-3-carboxNato de terc-butilo

Se agitó una mezcla de 3-(2,2-diddopropileto carboxilato de terc-butilo (682,0 mg, 2,749 mmol), diazabicido[2.2.2]odano (60 mg, 0,5349 mmol) en D reacción se diluyó con agua y se extrajo con acetato de secaron sobre sulfato de sodio y se evaporaron. El resi sílice con 100% de hexanos a 20% de acetat diciclopropiletoxi)pirazol-1 -il]piridina-3-carboxilato de te calc. 403.16626, encontrado 404.4 (M+1)+; Tiempo de r 1H NMR (400 MHz, Cloroformo-d) 68.35 (d, J=2.8 Hz, J=2.9 Hz, 1H), 4.32 (d, J=5.6 Hz, 2H), 1.61 (s, 9H), 0.
0.13 (m, 4H).
Paso 4: ácido 2-doro-6-[3-(2,2-diddopropMetoxi)pira -pirazol (493,0 mg, 2,564 mmol), 2,6-dicloropiridina-3-onato de potasio (430,0 mg, 3,111 mmol), y 1,4-20,0 ml) a temperatura ambiente durante 15 horas. La Los extractos combinados se lavaron con salmuera, se e purificó mediante cromatografía en columna de gel de etilo en hexanos para producir 2-cloro-6-[3-(2,2-tilo (680 mg, 66%) como aceite incoloro. ESI-Ms m/z ión: 2,49 minutos.
8.18 (d, J=8.4 Hz, 1H), 7.70 (d, J=8.5 Hz, 1H), 5.98 (d, 5 (m, 2H), 0.70-0.56 (m, 1H), 0.54-0.36 (m, 4H), 0.32
M]piridma-3-carboxnico

Se agitó una solución de 2-cloro-6-[3-(2,2-di (675 mg, 1,671 mmol) en ácido trifluoroacético (1,5
temperatura ambiente. Se evaporó el solvente y se rec producir ácido 2-cloro-6-[3-(2,2-diciclopropiletoxi)pirazol 347.10367, encontrado 348.3 (M+1)+; Tiempo de retenc
Paso 5: 2-doro-6-[3-(2,2-dicidopropiletoxi)pi carboxamida
ropiletoxi)pirazol-1-il]piridina-3-carboxilato de terc-butilo ,47 mmol) y diclorometano (4,5 ml) durante 4 horas a os veces el residuo en THF y se concentró al vacío para iridina-3-carboxílico (580 mg, 100%). ESI-MS m/z calc. ,95 minutos.
-1-il]-N-(1,3-1,3-dimetilpirazol-4-il)sulfonil-piridina-3-

Se agitó una solución de ácido 2-cloro-6-[3-(2, 0,2875 mmol) y carbonildiimidazol (60 mg, 0,3700 mmo dimetilpirazol-4-sulfonamida (60,0 mg, 0,3424 mmol 0,4012 mmol) y la mezcla de la reacción se agitó duran la reacción se inactivó con una solución saturada d extractos combinados se lavaron con salmuera, se sec cloro-6-[3-(2,2-diciclopropiletoxi)pirazol-1-il]-N-(1,3-dime cual para la siguiente reacción. ESI-MS m/z calc. 504. minutos.
Paso 6: 6-[3-(2,2-diciclopropiletoxi)pirazol-1-il]-N-(1, 1-il]piridina-3-carboxamida
iclopropiletoxi)pirazol-1-il]piridina-3-carboxílico (100 mg, HF (2 ml) durante 45 minutos. Luego se añadieron 1,3-,3,4,6,7,8,9,10-octahidropirimido[1,2-a]azepina (60 pl, oras adicionales a temperatura ambiente. La mezcla de uro de amonio y se extrajo con acetato de etilo. Los sobre sulfato de sodio y se evaporaron para producir 2-zol-4-il)sulfonilpiridina-3-carboxamida que se usó tal , encontrado 505.5 (M+1)+; Tiempo de retención: 0,73
etilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-

Se agitó una mezcla de 2-cloro-6-[3-(2,2-piridina-3-carboxamida (140,0 mg, 0,2772 mmol), (4S)-mmol) y carbonato de potasio (230,0 mg, 1,664 mmol) reacción se filtró y se purificó usando un método de HP ejecutado del 50-99% en HCl 5 mM para proporcinar il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-car encontrado 582.5 (M+1) ; Tiempo de retención: 2,2 mi 1H NMR (400 MHz, Cloroformo-d) 88.32 (d, J=8.5 Hz, 1H), 5.96 (d, J=2.8 Hz, 1H), 4.32 (d, J=5.7 Hz, 2H), 3.8 Hz, 1H), 2.62 (dt, J=15.7, 7.8 Hz, 1H), 2.46 (s, 3H), 2.1 (s, 3H), 1.31 (s, 3H), 1.21 (d, J=6.7 Hz, 3H), 0.90-0.76 4H).
6-[3-(2,2-diddopropMetoxi)pirazoM-M]-N-(1,5-dimetM il]piridina-3-carboxamida (Compuesto 33)
Paso 1: 2-doro-6-[3-(2,2-diddopropMetoxi carboxamida
propiletoxi)pirazol-1-il]-N-(1,3-dimetMpirazol-4-il)sulfoniltrimetilpirrolidina (sal de clorhidrato) (125,0 mg, 0,8352 SO (2,0 ml) a 130° C durante 15 horas. La mezcla de la de fase inversa con un gradiente doble de acetonitrilo 2,2-diciclopropiletoxi)pirazol-1-il]-N-(1,3-dimetilpirazol-4-ida (50,1 mg, 31%). ESI-MS m/z calc. 581.27844,
8.22 (d, J=2.8 Hz, 1H), 8.07 (s, 1H), 7.58 (d, J=8.5 Hz, H), 3.48 (dd, J=10.3, 8.4 Hz, 1H), 3.09 (dd, J=10.4, 7.7 J=12.3, 7.9 Hz, 1H), 1.70 (dd, J=12.4, 9.5 Hz, 1H), 1.36 H), 0.67-0.57 (m, 1H), 0.53-0.38 (m, 4H), 0.31-0.11 (m,
l-4-M)sulfoml-2-[(4S)-2,2,4-trimetMpirroMdm-1-
oM-M]-N-(1,5-dimetMpirazol-4-M)sulfoml-piridma-3-

Se agitó una solución de ácido 2-cloro-6-[3-( 0,1438 mmol) y carbonildiimidazol (30 mg, 0,1850 mm 1,5-dimetilpirazol-4-sulfonamida (30 mg, 0,1712 mmo 0,2006 mmol) y la mezcla de la reacción se agitó duran la reacción se inactivó con una solución saturada de extractos combinados se lavaron con salmuera, se sec 6-[3-(2,2-diciclopropiletoxi)pirazol-1-il]-N-(1,5-dimetilpira para la siguiente reacción. ESI-MS m/z calculado 504. minutos.
Paso 2: 6-[3-(2,2-diddopropMetoxi)pirazoM-M]-N-(1,5 1-il]piridina-3-carboxamida
iclopropiletoxi)pirazol-1 -il]piridina-3-carboxílico (50 mg, THF (2 ml) durante 45 minutos. Luego, se añadieron ,3,4,6,7,8,9,10-octahidropirimido[1,2-a]azepina (30 pl, oras adicionales a temperatura ambiente. La mezcla de ro de amonio y se extrajo con acetato de etilo. Los obre sulfato de sodio y se evaporaron para dar 2-clorol)sulfonil-piridina-3-carboxamida que se usó tal cual , encontrado 505.5 (M+1)+; Tiempo de retención: 0,74
tNpirazol-4-N)sulfoml-2-[(4S)-2,2,4-trimetNpirroNdm-

S e a g itó u n a m e z c la d e 2 -c lo ro -6 -[3 -(2 ,2 -p ir id in a -3 -c a rb o x a m id a (72 ,0 m g , 0 ,1426 m m o l) , (4 S ) p ro p ile to x i)p ira z o l-1 - i l ] -N -(1 ,5 -d im e t i lp ira z o l-4 - i l) s u lfo n ilt r im e t i lp ir ro l id in a (s a l d e c lo rh id ra to ) (72 ,0 m g , 0 ,4811
mmol) y carbonato de potasio (120,0 mg, 0,8683 mmol la reacción se filtró y se purificó usando un método de de acetonitrilo al 50-99% en HCl 5 mM para producir il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-car encontrado 582.5 (M+1)+; Tiempo de retención: 2,2 min 1H NMR (400 MHz, Cloroformo-d) 68.32 (d, J=8.5 Hz, 1H), 5.96 (d, J=2.8 Hz, 1H), 4.32 (d, J=5.7 Hz, 2H), 3.8 Hz, 1H), 2.62 (dt, J=15.7, 7.8 Hz, 1H), 2.46 (s, 3H), 2.1 (s, 3H), 1.31 (s, 3H), 1.21 (d, J=6.7 Hz, 3H), 0.90-0.76 4H).
Síntesis de 6-[3-(3,3-dicidopropNpropoxi) trimetilpirrolidina-1-il]piridina-3-carboxamida (Comp MSO (2,0 |jl) a 130° C durante 15 horas. La mezcla de -MS de fase inversa con un gradiente doble ejecutado (2,2-diciclopropiletoxi)pirazol-1-il]-N-(1,5-dimetilpirazol-4-ida (33,6 mg, 41%). ESI-MS m/z calc. 581.27844,
8.22 (d, J=2.8 Hz, 1H), 8.07 (s, 1H), 7.58 (d, J=8.5 Hz, 3H), 3.48 (dd, J=10.3, 8.4 Hz, 1H), 3.09 (dd, J=10.4, 7.7 J=12.3, 7.9 Hz, 1H), 1.70 (dd, J=12.4, 9.5 Hz, 1H), 1.36 H), 0.67-0.57 (m, 1H), 0.53-0.38 (m, 4H), 0.31-0.11 (m,
M-N]-N-(1,3-dimetNpirazol-4-N)sulfoml-2-[(4S)-2,2,4-38)

3,3-diCiclopropilpropan-1-ol

A una solución de acido 3,3-diciclopropilprop añadió hidruro de litio y aluminio (845,0 j l de 2 M, 1, nitrógeno lentamente gota a gota. Se dejó que la mez agitó durante 16 horas. El matraz se enfrió de nuevo (70,0 jl, 3,886 mmol) (lentamente), seguido de NaOH mmol) proporcionando un sólido granular blanco en l anhidro y se agitó durante 10 minutos. La mezcla he precipitado se lavó con éter. El filtrado se concentró p ESI-Ms m/z calc. 140,12012,encontrado 141.2 (M+1)+;
Paso 1: 3-(3,3-diciclopropilpropoxi)pirazol-1-carboxi (200 mg, 1,297 mmol) en THF seco (2,000 ml) se le mol) en un baño de hielo/agua bajo una atmósfera de calentase gradualmente a temperatura ambiente y se baño de hielo y se inactivó secuencialmente con agua 0 j l de 6 M, 0,4200 mmol), luego agua (200 jl, 11,10 zcla. A esta mezcla se le añadió sulfato de magnesio énea blanca resultante se filtró a través de Celite y el roporcionar 3,3-diciclopropilpropan-1-ol (140 mg, 77%). o de retención: 0,5 minutos.
e terc-butilo

Se enfrió una solución de 3,3-diciclopropilp carboxilato de terc-butilo (185,0 mg, 1,004 mmol) y trifen baño de hielo y se añadió lentamente DIAD (200,0 pl, 1 reacción se calentase lentamente a temperatura ambient diluyó con acetato de etilo, se lavó con una solución ac sobre sulfato de sodio y se evaporó al vacío. El residuo 100% de hexanos a 50% de acetato de etilo en h carboxilato de terc-butilo (255 mg, 83%) como un aceit (M+1)+; Tiempo de retención: 0,81 minutos.
Paso 2: 3-(3,3-diciclopropilpropoxi)-1H-pirazol
n-1-ol (140,0 mg, 0,9984 mmol), 3-hidroxipirazol-1 -fano (278 mg, 1,060 mmol) en THF seco (7,0 ml) en un mmol) en una atmósfera de nitrógeno. Se dejó que la se agitó durante 16 horas. La mezcla de la reacción se saturada de bicarbonato de sodio, salmuera, se secó purificó mediante cromatografía en gel de sílice usando os para producir 3-(3,3-diciclopropilpropoxi)pirazol-1-coloro. ESI-MS m/z calc. 306.19434, encontrado 307.4

Se agitó durante 2,5 horas una solución de 3 (255 mg, 0,8322 mmol) y ácido trifluoroacético (325,0 eliminaron al vacío para proporcionar 3-(3,3-diciclopropil incoloro que se usó tal cual sin purificación adicional p encontrado 207.2 (M+1)+; Tiempo de retención: 0,59 min
Paso 3: 2-doro-6-[3-(3,3-diddopropNpropoxi)pirazoM-diciclopropilpropoxi)pirazol-1-carboxilato de terc-butilo ,218 mmol) en diclorometano (1 ml). Los volátiles se oxi)-1H-pirazol (sal de trifluoroacetato) como un aceite la siguiente reacción. ESI-MS m/z calculado 206.1419,
iridma-3-carboxMato de terc-butilo

Se agitó una mezcla de 2,6-dicloropiridina-3-c diciclopropilpropoxi)-1H-pirazol (266,0 mg, 0,8305 mm diazabiciclo[2.2.2]octano (20 mg, 0,1783 mmol) en DM reacción se diluyó con agua y se extrajo con acetato d salmuera, se secaron sobre sulfato de sodio y se eva columna de gel de sílice usando 100% de hexanos a 20 (3,3-diciclopropilpropoxi)pirazol-1-il]piridina-3-carboxilato m/z calc. 417.18192, encontrado 418.4 (M+1)+; Tiempo d
Paso 4: ácido 2-doro-6-[3-(3,3-diddopropNpropoxi)pi xilato de terc-butilo (220,0 mg, 0,8867 mmol), 3-(3,3-carbonato de potasio (230 mg, 1,664 mmol) y 1,4-(10 ml) a temperatura ambiente durante 15 horas. La lo. Los extractos orgánicos combinados se lavaron con ron. El residuo se purificó mediante cromatografía en acetato de etilo en hexanos para producir 2-cloro-6-[3-erc-butilo (245 mg, 71%) como aceite incoloro. ESI-Ms tención: 1,28 minutos.
M-N]piridma-3-carboxíNco

S e a g itó u n a s o lu c ió n d e 2 -c lo ro -6 -[3 -(3 ,3 -d ic ic lo p ilp ro p o x i)p ira z o l-1 - i l ]p ir id in a -3 -c a rb o x ila to d e te rc -b u t ilo
(245,0 mg, 0,5862 mmol) en ácido trifluoroacético (500, horas a temperatura ambiente. Se evaporó el solvente vacío para proporcionar ácido 2-cloro-6-[3-(3,3-diciclo como un sólido blanco que se usó tal cual para la sigui (M+1)+; Tiempo de retención: 0,8 minutos.
1H NMR (400 MHz, Metanol-d4) 88.47-8.32 (m, 2H), Hz, 2H), 1.98 (q, J=7.0 Hz, 2H), 0.75-0.64 (m, 2H), 0.
0.06 (m, 2H).
Paso 5: 2-doro-6-[3-(3,3-diddopropMpropoxi carboxamida
,490 mmol) y se agitó diclorometano (1,5 ml) durante 4 recogió dos veces el residuo en THF y se concentró al ropoxi)pirazol-1-il]piridina-3-carboxílico (204 mg, 96%) acción. ESI-MS m/z calc. 361.11932, encontrado 362.3
d, J=8.5 Hz, 1H), 6.03 (d, J=2.9 Hz, 1H), 4.45 (t, J=6.7 9 (m, 4H), 0.35-0.26 (m, 1H), 0.26-0.19 (m, 2H), 0.15
oM-M]-N-(1,3-dimetMpirazol-4-M)sulfoml-piridma-3-

Se agitó una solución de ácido 2-cloro-6-[3 mg, 0,1382 mmol) y carbonil diimidazol (30,0 mg, 0,1 añadieron 1,3-dimetilpirazol-4-sulfonamida (30,0 m a]azepina (30,0 pl, 0,2006 mmol) y la mezcla de la r ambiente. La mezcla de la reacción se inactivó con u acetato de etilo. Los extractos combinados se lavar evaporaron para proporcionar 2-cloro-6-[ il)sulfonilpiridina-3-carboxamida (70 mg, 98%) que se 518.1503, encontrado 519.5 (M+1)+; Tiempo de retenci
Paso 6: 6-[3-(3,3-diciclopropNpropoxi) trimetilpirrolidin-1-il]piridina-3-carboxamida
iciclopropilpropoxi)pirazol-1-il]piridina-3-carboxílico (50 mol) en THF (1,000 ml) durante 45 minutos. Luego se 712 mmol) y 2,3,4,6,7,8,9,10-octahidropirimido[1,2-n se agitó durante 2 horas adicionales a temperatura lución saturada de cloruro de amonio y se extrajo con n salmuera, se secaron sobre sulfato de sodio y se -diciclopropilpropoxi)pirazol-1-il]-N-(1,3-dimetilpirazol-4-tal cual para la siguiente reacción. ESI-EM m/z calc.
78 minutos.
M-N]-N-(1,3-dimetNpirazol-4-N)sulfoml-2-[(4S)-2,2,4-

Se agitó una mezcla de 2-cloro-6-[3-(3,3-dic piridina-3-carboxamida (70,0 mg, 0,1349 mmol), (4S)-mmol) y carbonato de potasio (112,0 mg, 0,8104 mmol) reacción se filtró y se purificó usando un método de H acetonitrilo al 50-99% en HCl 5 mM para producir 6-[ il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-car encontrado 596.6 (M+1)+; Tiempo de retención: 2,42 mi 1H NMR (400 MHz, Cloroformo-d) 88.34 (d, J=8.5 Hz, 1H), 5.94 (d, J=2.7 Hz, 1H), 4.43 (t, J=6.8 Hz, 2H), 3.8 Hz, 1H), 2.62 (q, J=7.7 Hz, 1H), 2.47 (s, 3H), 2.13 (dd, 9.5 Hz, 1H), 1.36 (s, 3H), 1.31 (s, 3H), 1.21 (d, J=6.7 1H), 0.23-0.16 (m, 2H), 0.16-0.07 (m, 2H).
Síntesis de 6-[3-(ciclopropoxi)pirazol-1-il]-N-( il]piridina-3-carboxamida (Compuesto 22)
opilpropoxi)pirazol-1-il]-N-(1,3-dimetilpirazol-4-il)sulfonilrimetilpirrolidina (sal de clorhidrato) (70,08 mg, 0,4683 MSO (1 ml) a 130° C durante 15 horas. La mezcla de la S de fase inversa con un gradiente doble ejecutado de -diciclopropilpropoxi)pirazol-1-il]-N-(1,3-dimetilpirazol-4-ida (34,7 mg, 43%). ESI-MS m/z calc. 595.29407, .
8.22 (d, J=2.8 Hz, 1H), 8.07 (s, 1H), 7.60 (d, J=8.6 Hz, H), 3.49 (dd, J=10.2, 8.5 Hz, 1H), 3.09 (dd, J=10.3, 7.6 , 7.9 Hz, 1H), 1.97 (q, J=6.8 Hz, 2H), 1.71 (dd, J=12.4, ), 0.73-0.60 (m, 2H), 0.48-0.38 (m, 4H), 0.39-0.27 (m,
ilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1-

Paso 1: 3-ciclopropoxi-1H-pirazol-1-carboxNato de te

O , . H DBAD V N' _____NBoc A A ' ^ / 11
A una solución de ciclopropanol (30,8 mg, 0,53 (97,7 mg, 0,531 mmol) y trifenilfosfina (139,3 mg, azodicarboxilato de di-terc-butilo (122,2 mg, 0,531 mm agitó a temperatura ambiente durante 30 minutos. Lu horas adicionales antes de enfriarse a temperatura a solución acuosa de NaOH, salmuera, se secó sobre su residuo obtenido se purificó mediante cromatografía en de etilo del 0 al 10%) para proporcionar 3-ciclopropoxisólido blanco. ESI-MS m/z calc. 224.116, encontrado
(250 MHz, CDCla) 6 (ppm) 7.86 (d, J=2.8 Hz, 1H), 5.93 (m, 4H).
Paso 2: 3-ciclopropoxi-1H-pirazol
tilo
eno
__ ► YO,__N,
NBoc
ol), 2,3-dihidro-3-oxopirazol-1-carboxilato de terc-butilo 1 mmol) en tolueno anhidro (2 ml) se le añadió a solución se purgó con argón durante 1 minuto y se a solución de reacción se calentó a 110° C durante 5 e. La solución se diluyó con éter (50 ml), se lavó con de sodio, se filtró y se concentró a presión reducida. El e sílice (hexano y acetato de etilo, gradiente de acetato azol-1-carboxilato de terc-butilo (52 mg, 46%) como un (M+1)+; Tiempo de retención: 4,38 minutos. 1H NMR 2.8 Hz, 1H), 4.20-4.15 (m, 1H), 1.61 (s, 9H), 0.85-0.72

A una solución de 3-ciclopropoxi-1H-pirazo diclorometano (6 ml) se le añadió TFA (667 mg, 0,38
ambiente durante 3 horas. Todos los solventes se elimi éter (100 ml), se lavó con una solución acuosa sat magnesio, se filtró y se concentró a presión reducida pa pálido. El producto bruto obtenido se usó directamente
Paso 3: 2-cloro-6-(3-ciclopropoxMH-pirazoM-M)pirid rboxilato de terc-butilo (131 mg, 0,584 mmol) en 4 mmol). La solución resultante se agitó a temperatura a presión reducida. El residuo obtenido se disolvió en de bicarbonato de sodio, se secó sobre sulfato de oducir 3-ciclopropoxi-1H-pirazol como un aceite amarillo aso siguiente.
-carboxNato de terc-butilo

Se disolvieron 3-ciclopropoxi-1H-pirazol bruto terc-butilo (159 mg, 0,643 mmol), K2CO3(162 mg, 1,17 ml). La solución de reacción se agitó a temperatura a con éter (100 ml), se lavó con agua (3 x 25 ml) y salm sobre sulfato de magnesio, se filtraron y se concen mediante cromatografía en gel de sílice (hexano y dicl producir 2-cloro-6-(3-ciclopropoxi-1H-pirazol-1-il)piridin pegajoso. ESI-MS m/z calc. 335.104, encontrado 336.1
Paso 4: ácido 2-doro-6-(3-ddopropoxMH-pirazoMmg, 0,584 mmol), 2,6-dicloro piridina-3-carboxilato de l) y DABCO (13 mg, 0,117 mmol) en DMF anhidro (1,5 te durante 16 horas. La solución de reacción se diluyó (25 ml). Las capas orgánicas se separaron, se secaron a presión reducida. El residuo obtenido se purificó etano, gradiente de diclorometano del 0 al 100%) para rboxilato de terc-butilo (153 mg, 78%) como un aceite ; Tiempo de retención: 6,84 minutos.
ma-3-carboxflico

A una solución de 2-cloro-6-(3-ciclopropoxi-0,456 mmol) en diclorometano (2,2 ml) se le añadió T agitó a temperatura ambiente durante 48 horas. Lueg eliminaron a presión reducida. El sólido blanco obte hexano/éter, 19/1), se sonicó, se filtró, se lavó con ciclopropoxi-1H-pirazol-1-il)piridina-3-carboxílico (122 encontrado 279.9 (M+1)+; Tiempo de retención: 4,43 mi 1H NMR (500 MHz, DMSO-d6) 8 (ppm) 13.6 (s, 1H), 8 Hz, 1H), 6.28 (d, J=3.0 Hz, 1H), 4.16-4.13 (m, 1H), 0.79
Paso 5: 2-doro-6-[3-(cidopropoxi)pirazol-1-il]-N-(1-m azol-1-il)piridina-3-carboxilato de terc-butilo (153 mg, 19 mg, 0,35 ml, 4,56 mmol). La solución resultante se ñadió 1,2-dicloroetano (2 ml) y todos los solventes se e suspendió en la mezcla de hexano y éter (10 ml, o (10 ml) y se secó para producir ácido 2-cloro-6-(3-%) como un sólido blanco. ESI-MS m/z calc. 279.041,
, J=3.0 Hz, 1H), 8.39 (d, J=8.5 Hz, 1H), 7.72 (d, J=8.5 (m, 4H).
razol-4-il)sulfonil-piridina-3-carboxamida

Se combinaron ácido 2-cloro-6-[3-(ciclopropox DMF (0,5 ml), 1-metilpirazol-4-sulfonamida (24 mg, 0 0,1837 mmol) y se agitaron a temperatura ambiente du en HPLC de fase inversa (Waters, HCl, 25-75% de A metilpirazol-4-il)sulfonil-piridina-3-carboxamida (25 mg).
Paso 6: 6-[3-(ciclopropoxi)pirazol-1-il]-N-(1-metilpir 3-carboxamida
zol-1-il]piridina-3-carboxílico (25 mg, 0,08939 mmol) en mmol), HATU (70 mg, 0,1841 mmol) y DIEA (32 pl, 16 horas. La mezcla de la reacción se filtró y se purificó 2O) para dar 2-cloro-6-[3-(ciclopropoxi)pirazol-1-il]-N-(1-a directamente en el paso siguiente.
-il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-

Se agitó una mezcla de 2-cloro-6-[3-(ci carboxamida (25 mg), (4S)-2,2,4-trimetilpirrolidina (sal mg, 0,1975 mmol), carbonato de potasio (60 mg, 0,43 reacción se filtró y se purificó en HPLC de fase in (ciclopropoxi)pirazol-1-il]-N-(1-metilpirazol-4-il)sulfonil-2-mg, 18%). ESl-MS m/z calc. 499.20016, encontrado 50 MHz, DMSO) 812.39 (s, 1H), 8.52 (s, 1H), 8.22 (d, J=2. Hz, 1H), 6.21 (d, J=2.0 Hz, 1H), 4.10 (s, 1H), 3.90 (s, 3 1.55 (d, J=17.1 Hz, 6H), 1.44 (t, J=12.2 Hz, 1H), 0.80 (d poxi)pirazol-1-il]-N-(1-metilpirazol-4-il)sulfonil-piridina-3-orhidrato) (20 mg, 0,1336 mmol), fluoruro de cesio (30 mol) en DMSO (0,5 ml) a 140°C durante 16 horas. La (Waters, HCl, 25-75% de ACN-H2O) para dar 6-[3--2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (8,3 1)+; Tiempo de retención: 1,69 minutos. 1H NMR (400 1H), 7.89 (s, 1H), 7.74 (d, J=8.2 Hz, 1H), 6.90 (d, J=8.7 63 (s, 1H), 2.44 (s, 1H), 2.18 (s, 1H), 1.92-1.85 (m, 1H), 2 Hz, 3H), 0.73 (s, 4H).
Síntesis de N-(1,5-dimetilpirazol-4-il)sulfonil-6-trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu espiro[2.2]pentan-2-ilmetoxi)pirazol-1-il]-2-[(4S)-2,2,4-26)

Paso 1: espiro[2.2]pent-1-il-metanol

A una suspensión de hidruro de litio y aluminio ácido espiro[2,2]pentano-1-carboxílico (1,75 g, 15,6 mm La reacción se calentó a 50° C durante 16 horas. La r decahidrato de sulfato de sodio sólido. La mezcla se dil de celite y se concentró para dar espiro[2.2]pent-1-il-me 98.15 encontrado 98.8 (M+1)+. Tiempo de retención: 2,5 1H NMR (250 MHz, CDCl3) ppm 0.58-0.89 (m, 4H) 0. J=11.98, 6.37 Hz, 2H)
Paso 2: éster terc-butílico del ácido3-(espiro[2,2]pent mg, 23,4 mmol) en tetrahidrofurano (30 ml) se le añadió en tetrahidrofurano (5 ml) gota a gota durante 5 minutos. ión se diluyó con éter dietílico (20 ml) y se inactivó con con éter dietílico (100 ml), se filtró a través de un lecho ol (793 mg, 52%) como un aceite. ESI-MS m/z calculado inutos.
1.09 (m, 1H) 1.20-1.37 (m, 1H) 1.43 (m, 1H) 3.60 (dd,
ilmetoxi)-pirazol-1-carboxílico

A una solución de espiro[2.2]pent-1-il-metanol añadió trifenilfosfina (2,58 g, 9,8 mmol), éster terc-butílic La mezcla de la reacción se enfrió en un baño de hielo ml, 9,8 mmol). Se retiró el baño de hielo y se agitó la r mezcla bruta se purificó mediante cromatografía en colu para dar éster terc-butílico del ácido 3-(espiro[2.2]pent-1 transparente. ESI-EM m/z calc. 264.33 encontrado 265.1
Paso 3: 3-(espiro[2,2]Pent-1-ilmetoxi)-1H-pirazol
to (966 mg, 9,8 mmol) en tetrahidrofurano (40 ml) se le el ácido 3-hidroxipirazol-1-carboxílico (1,64 g, 8,9 mmol). ido de la adición de azodicarboxilato de diisopropilo (1,9 ión durante 2 horas. El solvente se eliminó al vacío y la de gel de sílice usando hexanos-éter dietílico al 10-20% etoxi)-pirazol-1-carboxílico (1,20 g, 44%) como un aceite 1)+. Tiempo de retención: 3,36 minutos
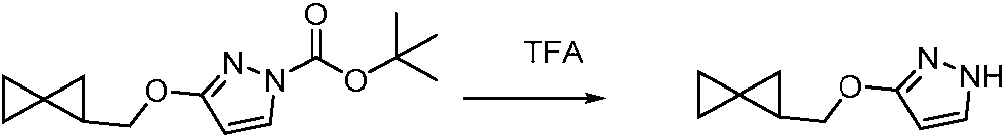
A éster terc-butílico del ácido 3-(espiro[2,2]pe añadió diclorometano (30 ml) y ácido trifluoroacético (3, horas a temperatura ambiente y se concentró hasta ka -ilmetoxi)-pirazol-1-carboxílico (1,2 g, 4,54 mmol) se le l, 45 mmol). La mezcla de la reacción se agitó durante 2 quedad al vacío. El residuo se destiló azeotrópicamente
dos veces con 1,2-dicloroetano (15 ml) para dar 3-(es un aceite amarillo. ESI-MS m/z calc. 164.09 encontrado Paso 4: Éster metílico del ácido 2-cloro-6-[3-(espiro[ ,2]pent-1-ilmetoxi)-1H-pirazol bruto (1,87 g, 51%) como (M+1)+. Tiempo de retención: 2,11 minutos
ent-1-ilmetoxi)pirazol-1-il]-nicotínico

A 3-(espiro[2.2]pent-1-ilmetoxi)-1H-pirazol br dicloronicotinato de metilo (935 mg, 4,54 mmol), 1,4-dia (8 ml) y carbonato de potasio (1,9 g, 13,6 mmol). La re diluyó con éter dietílico (75 ml) y se lavó con agua qu salmuera (50 ml). Esta capa orgánica se secó sobre reacción bruta se purificó mediante cromatografía en co para producir éster metílico del ácido 2-cloro-6-[3-(e como un sólido blanquecino. ESI-MS m/z calc. 333.09 e
Paso 5: Ácido 2-cloro-6-[3-(espiro[2.2]pent-1-Nmetio (1,87 g, supuesto 4,54 mmol) se le añadió 2,6-iclo[2,2.2]octano (102 mg, 0,91 mmol), dimetilformamida se agitó durante 48 horas a temperatura ambiente, se tenía una pequeña cantidad de salmuera (3 x 50 ml) y to de sodio y se concentró al vacío. La mezcla de la a de gel de sílice usando hexanos:éter dietílico al 0-15% .2]pent-1-ilmetoxi)pirazol-1-il]-nicotínico (1,02 g, 67%) trado 333.9 (M+1)+. Tiempo de retención: 3,85 minutos.
razoM-M]-mcotmico
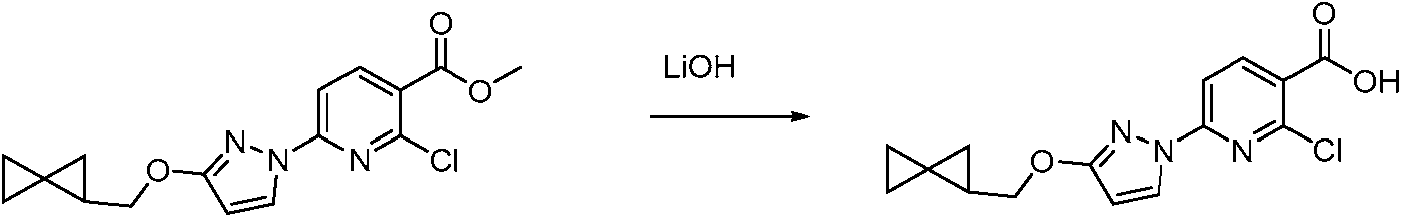
A éster metílico del ácido 2-cloro-6-[3-(espiro[ se le añadió agua (6 ml), metanol (6 ml) y tetrahidrofura La reacción se agitó durante 1 hora y se añadió ácido cl filtración, se lavó con agua y hexanos para dar ácido (927 mg, 98%) como un sólido blanco. ESI-MS m/z c 3,25 minutos
1H NMR (250 MHz, CDCl3) ppm: 0.76-0.88 (m, 5H), 1.
2H) 6.00 (d, J=2.5 Hz, 1H), 7.76 (d, J=8.5 Hz, 1H), 8.38
Paso 6: 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfon carboxamida
nt-1-ilmetoxi)pirazol-1-il]-nicotínico (990 mg, 2,97 mmol) ml) seguido de hidróxido de litio (285 mg, 11,88 mmol). rico 1 M (12 ml). El sólido blanco formado se separó por ro-6-[3-(espiro[2.2]pent-1-ilmetoxi)-pirazol-1-il]-nicotínico 19.07 encontrado 320.0 (M+1)+. Tiempo de retención:
13 (m, 1H), 1.60-1.75 (m, 1H), 4.22 (dd, J=7.0, 3.3, Hz, 2.5 Hz, 1H), 8.43 (d, J=8.5 Hz, 1H).
3-(espiro[2.2]pentan-2-ilmetoxi)pirazol-1-il]piridina-3-

Se combinaron ácido 2-cloro-6-[3-(aproximadamente 50 mg, 0,16 mmol) y carbonil diimid se agitaron durante 1 h. En este punto, se añadió 1,5 mmol) seguido de DBU (aproximadamente 70 pl, 0,47 temperatura ambiente. La reacción se diluyó con acet seguido de salmuera. Los orgánicos se separaron, se bruto se usó sin purificación adicional. 2-cl ilmetoxi)pirazol-1-il]piridina-3-carboxamida (75 mg, 98 Tiempo de retención: 0,67 minutos.
Paso 7: N-(1,5-dimetilpirazol-4-il)sulfonil-6 trimetilpirrolidin-1-il]piridina-3-carboxamida
ro[2.2]pentan-2-ilmetoxi)pirazol-1-il]piridina-3-carboxílico aproximadamente 38 mg, 0,23 mmol) en THF (1,5 ml) y tilpirazol-4-sulfonamida (aproximadamente 28 mg, 0,16 l) y la reacción se agitó durante 3 horas adicionales a etilo y se lavó con una solución de ácido cítrico 1 M, on sobre sulfato de sodio y se evaporaron. El material -(1,5-dimetilpirazol-4-il)sulfonil-6-[3-(espiro[2,2]pentan-2-I-MS m/z calc. 476.10336, encontrado 477.2 (M+1)+;
spiro[2.2]pentan-2-ilmetoxi)pirazol-1-il]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,5-dimetNpi il]piridina-3-carboxamida (75 mg, 0,16 mmol), (4S)-2, 70,63 mg, 0,4719 mmol) y carbonato de potasio (apro calentaron a 130° C durante 16 h. La reacción se dilu sólido y se decantó el líquido acuoso. El sólido se dis cítrico 1 M, luego con salmuera. Los orgánicos se seca se purificó mediante cromatografía en gel de sílice eluy dimetilpirazol-4-il)sulfonil-6-[3-(espiro[2,2]pentan-2-ilmet carboxamida (35 mg, 40,19%). Es I-MS m/z calc. 553. minutos.
Síntesis de N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[( 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C -4-N)sulfonN-6-[3-(espiro[2.2]pentan-2-Nmetoxi)pirazol-1-imetilpirrolidina (sal de clorhidrato) (aproximadamente amente 108,7 mg, 0,7865 mmol) en DMSO (1 ml) y se n agua (3 ml) y se agitó durante 20 min. Se formó un n acetato de etilo y se lavó con una solución de ácido obre sulfato de sodio y se evaporaron. El material bruto con metanol al 0-10% en diclorometano para dar N-(1,5-razol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-, encontrado 554.3 (M+1)+; Tiempo de retención: 2,07
oro-1-bicido[1.1.1]pentail)metoxi]pirazol-1-il]-2-[(4S)-esto 27)

Paso 1: 3-[(3-fluoro-1-bicido[1.1.1]pentail)metoxi]pir 1-carboxilato de terc-butilo

Se enfrió una solución de (3-fluoro-1-biciclo[1 carboxilato de terc-butilo (0,46 g, 2,5 mmol) y trifenilfosf se añadió lentamente N-isopropoxicarboniliminocarbam se calentara lentamente a temperatura ambiente y se a con bicarbonato de sodio acuoso saturado, se secó s purificó mediante cromatografía en gel de sílice con a biciclo[1.1.1]pentail)metoxi]pirazol-1-carboxilato de terc-283.3 (M+1)+; Tiempo de retención: 0,65 minutos.
Paso 2: 3-[(3-fluoro-1-biciclo[1.1.1]pentanil)metoxi]-1 entanil)metanol (0,27 g, 2,3 mmol), 3-hidroxipirazol-1-,67 g, 2,6 mmol) en THF (12 ml) en un baño de hielo y isopropilo (0,50 ml, 2,6 mmol). Se dejó que la reacción urante tres días. Se diluyó con acetato de etilo, se lavó sulfato de sodio y se evaporó al vacío. El residuo se de etilo al 0-40% en hexanos para dar 3-[(3-fluoro-1-(0,43 g, 66%) ESI-MS m/z calc. 282.13797, encontrado
azol

Se agitó una solución de 3-[(3-fluoro-1-bicido g, 1,523 mmol) y ácido trifluoroacético (587 pl, 7,62 m eliminaron al vacío y el residuo se basificó con bicarb etilo. Los extractos combinados se secaron sobre biciclo[1.1.1]pentail)metoxi]-1H-pirazol (0,28 g, 100%) Tiempo de retención: 0,39 minutos.
Paso 3: 2-doro-6-[3-[(3-fluoro-1-biddo[1.1.1]pentaM) ]pentail)metoxi]pirazol-1-carboxilato de terc-butilo (0,43 n diclorometano (4 ml) durante 5 horas. Los volátiles se de sodio acuoso saturado y se extrajo con acetato de o de sodio y se evaporaron para dar 3-[(3-fluoro-1-I-MS m/z calc. 182.08554, encontrado 183.1 (M+1)+;
xi]pirazoM-M]piridma-3-carboxMato de terc-butilo

Se agitó una mezcla de 3-[(3-fluoro-1-bicicl dicloropiridina-3-carboxilato de terc-butilo (0,38 g, 1, diazabiciclo[2.2.2]octano (34 mg, 0,30 mmol) en DMS se diluyó con agua y se extrajo con acetato de etilo. L secaron sobre sulfato de sodio y se evaporaron. El re metanol al 0-5% en diclorometano para dar t2-cloro-6-[ carboxilato de terc-butilo (0,50 g, 85%) ESI-MS m/z cal 0,86 minutos.
Paso 4: Ácido 2-doro-6-[3-[(3-fluoro-1-bicido[1.1.1]p .1]pentail)metoxi]-1H-pirazol (0,28 g, 1,5 mmol), 2,6-ol), carbonato de potasio (0,26 g, 1,9 mmol) y 1,4-ml) a temperatura ambiente durante 16 h. La reacción tractos combinados se lavaron con salmuera y agua, se se purificó mediante cromatografía en gel de sílice con fluoro-1-biciclo[1.1.1]pentail)metoxi]pirazol-1 -il]piridina-3-.12555, encontrado 394.2 (M+1)+; Tiempo de retención:
il)metoxi]pirazol-1-il]piridina-3-carboxílico

Se agitó una solución de 2-cloro-6-[ carboxilato de terc-butilo (0,50 g, 1,270 mmol) y ácido durante 15 horas. El solvente se evaporó y el residuo ácido 2-cloro-6-[3-[(3-fluoro-1-biciclo[1.1.1]pentail)meto m/z calc. 337.06296, encontrado 338.1 (M+1)+; Tiempo 1H NMR (400 MHz, Cloroformo-d) 68.43 (d, J=8.5 Hz, J=2.8 Hz, 1H), 4.51 (s, 2H), 2.13 (d, J=2.6 Hz, 6H).
Paso 5: 2-cloro-N-(1,5-dimetilpirazol-4-il)sulfo il]piridina-3-carboxamida
fluoro-1-biciclo[1.1.1]pentail)metoxi]pirazol-1-il]piridina-3-oroacético (978 pl, 12,7 mmol) en diclorometano (6 ml) ecogió en acetonitrilo. El solvente se evaporó para dar azol-1-il]piridina-3-carboxílico (0,43 g, 100 %) ESI-MS tención: 0,63 minutos
8.39 (d, J=2.9 Hz, 1H), 7.73 (d, J=8.5 Hz, 1H), 6.00 (d,
[3-[(3-fluoro-1-biciclo[1.1.1]pentanil)metoxi]pirazol-1-

Se agitó una solución de ácido 2-cloro-6-[3-carboxílico (0,10 g, 0,30 mmol) y carbonil diimidazol (a 30 minutos, y se añadieron 1,5-dimetilpirazol-4-2,3,4,6,7,8,9,10-octahidropirimido[1,2-a]azepina (aproxi la reacción se diluyó con ácido cítrico acuoso 1 M y s lavaron con salmuera, se secaron sobre sulfato de so il)sulfonil-6-[3-[(3-fluoro-1-biciclo[1.1.1]pentail)metoxi]pir al paso siguiente tal cual.
Paso 6: N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[(3 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida uoro-1-biciclo[1.1.1]pentanil)metoxi]pirazol-1-il]piridina-3-madamente 58 mg, 0,36 mmol) en THF (1,5 ml) durante amida (aproximadamente 68 mg, 0,39 mmol) y mente 55 mg, 54 pl, 0,36 mmol). Después de 16 horas, trajo con acetato de etilo. Los extractos combinados se se evaporaron para dar 2-cloro-N-(1,5-dimetilpirazol-4-1-il]piridina-3-carboxamida (0,18 g). El material se llevó
ro-1-biciclo[1.1.1]pentanil)metoxi]pirazol-1-il]-2-[(4S)-

Se agitó una mezcla de bicido[1.1.1]pentanil)metoxi]pirazol-1-il]piridina-3-carbox (sal de clorhidrato) (aproximadamente 136,1 mg, 0,9093 1,819 mmol) en DMSO (1,515 ml) a 130°C durante 15 de fase inversa (30%-99% de acetonitrilo/agua (HCl 5 m 1- biciclo[1.1.1]pentail)metoxi]pirazol-1 -il]-2-[(4S)-2,2,4-t un sólido incoloro. ESI-MS m/z calc.571.23773, encontra 1H NMR (400 MHz, DMSO-d6) 88.20 (d, J=2.7 Hz, 1H), 6.14 (d, J=2.8 Hz, 1H), 4.47 (s, 2H), 3.78 (s, 3H), 2.60-1H), 2.08 (d, J=2.8 Hz, 6H), 1.87 (dd, J=11.8, 5.5 Hz, 1 J=6.3 Hz, 3H).
Síntesis de (S)-N-((1,3-dimetiMH-pirazol-4-N)sulfon 2- (2,2,4-trimetilpirrolidin-1-il)nicotinamida (Compue doro-N-(1,5-dimetNpirazol-4-N)sulfonil-6-[3-[(3-fluoro-1-(0,15 g, 0,3031 mmol), (4S)-2,2,4-trimetilpirrolidina l) y carbonato de potasio (aproximadamente 251,4 mg, La reacción se filtró y se purificó mediante HPLC-MS ara dar N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-[(3-fluorolpirrolidin-1-il]piridina-3-carboxamida (51 mg, 29%) como 2.4 (M+1)+; Tiempo de retención: 2,01 minutos.
(s, 1H), 7.72 (d, J=8.2 Hz, 1H), 6.90 (d, J=8.2 Hz, 1H), (m, 1H), 2.53 (s, 3H), 2.46-2.37 (m, 1H), 2.25-2.12 (m, 55 (d, J=15.0 Hz, 6H), 1.43 (t, J=12.1 Hz, 1H), 0.80 (d,
3-(dispiro[2.0.2.1]heptan-7-Nmetoxi)-1H-pirazoM-M)-8)

Paso 1: 3-(dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-piraz arboxilato de terc-butilo

Se enfrió una solución de dispiro[2.0.2.1]heptan Chem. 2002, 485-492), 3-hidroxipirazol-1-carboxilato de en THF (28 ml) en un baño de hielo, y se añadió lent mmol). Se retiró el baño de enfriamiento y se agitó la r de etilo, se lavó con bicarbonato de sodio acuoso satura residuo se purificó mediante cromatografía en gel de síli dar 3-(dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-pirazol-1-car aceite incoloro. ESI-Ms m/z calc. 290.16306, encontrado
Paso 2: 3-(dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-piraz etanol (1,36 g, 11,0 mmol) (Meijere, et al., Eur. J. Org. utilo (2,3 g, 12 mmol) y trifenilfosfina (3,2 g, 12 mmol) te azodicarboxilato de diisopropilo (DIAD) (2,4 ml, 12 n durante 15 horas. La reacción se diluyó con acetato e secó sobre sulfato de sodio y se evaporó al vacío. El uyendo con acetato de etilo al 0-20% en hexanos para to de terc-butilo (1,57 g, 49% de rendimiento) como un 3 (M+1) ; Tiempo de retención: 0,76 minutos.

Se agitó una solución de 3-(dispiro[2.0.2.1]hep 5,41 mmol) y ácido trifluoroacético (2,2 ml, 29 mmol) eliminaron al vacío y el residuo se basificó con bicarb etilo. Los extractos combinados se secaron so (dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-pirazol (0,94 g, 9 m/z calc. 190.11061, encontrado 191.1 (M+1)+; Tiempo
Paso 3: 2-cloro-6-(3-(dispiro[2.0.2.1]heptan-7-ilmeto -ilmetoxi)-1H-pirazol-1-carboxilato de terc-butilo (1,57 g, lorometano (20 ml) durante tres horas. Los volátiles se de sodio acuoso saturado y se extrajo con acetato de ulfato de sodio y se evaporaron para dar 3-rendimiento) como un aceite amarillo pálido. ESI-MS tención: 0,52 minutos.
-pirazol-1-il)nicotinato de etilo

Se agitó una mezcla de 3-(dispiro[2.0.2. dicloropiridina-3-carboxilato de etilo (1,15 g, 5,23 diazabiciclo[2.2.2]octano (0,12 g, 1,1 mmol) en DMSO ( extrajo con acetato de etilo. Los extractos combinados sodio y se evaporaron al vacío. El residuo se purificó con acetato de etilo al 0-20% en hexanos para da il)nicotinato de etilo (1,39 g, rendimiento del 75%) com 374.2 (M+1)+; Tiempo de retención: 0,87 minutos.
1H NMR (400 MHz, Cloroformo-d) 68.36 (d, J=2.8 Hz, J=2.9 Hz, 1H), 4.41 (q, J=7.1 Hz, 2H), 4.30 (d, J=7.0 Hz (m, 4H), 0.75-0.65 (m, 2H), 0.65-0.53 (m, 2H)
Paso 4: ácido 2-doro-6-[3-(dispiro[2.0.2.1]heptan-7-N tan-7-ilmetoxi)-1H-pirazol (0,94 g, 4,9 mmol), 2,6-, carbonato de potasio (0,83 g, 6,0 mmol) y 1,4-) durante 24 horas. La reacción se diluyó con agua y se aron con salmuera y agua, se secaron sobre sulfato de te cromatografía en columna de gel de sílice eluyendo oro-6-(3-(dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-pirazol-1-ólido incoloro. ESI-MS m/z calc. 373.11932, encontrado
8.27 (d, J=8.5 Hz, 1H), 7.72 (d, J=8.5 Hz, 1H), 5.96 (d, 1.94 (t, J=7.0 Hz, 1H), 1.42 (t, J=7.1 Hz, 3H), 1.02-0.89
xi)pirazoM-M]pirídma-3-carboxíNco

Se agitó una solución de 2-cloro-6-(3-(dispir (1,39 g, 3,72 mmol) e hidróxido de sodio (7,5 ml de sol minutos. Los volátiles se eliminaron al vacío y se añadi lentamente ácido clorhídrico (7,5 ml de solución 1 M, acetato de etilo. Los extractos combinados se lavar evaporaron para dar ácido 2-cloro-6-[3-(dispiro[2.0.2. rendimiento del 82%) como un sólido incoloro. ESI-M retención: 0,73 minutos. 1H NMR (400 MHz, DMSO-d J=8.4 Hz, 1H), 6.19 (d, J=2.8 Hz, 1H), 4.27 (d, J=7.0 Hz 2H), 0.65-0.56 (m, 2H)
Paso 5: 2-doro-N-((1,3-dimetiMH-pirazol-4-M)sul il)nicotinamida
2.1]heptan-7-ilmetoxi)-1H-pirazol-1-il)nicotinato de etilo 1 M, 7,5 mmol) en THF (6 ml) y etanol (3 ml) durante 90 . La reacción se enfrió en un baño de hielo y se añadió mol). La reacción se diluyó con agua y se extrajo con n salmuera, se secaron sobre sulfato de sodio y se tan-7-ilmetoxi)pirazol-1-il]piridina-3-carboxílico (1,16 g, calc. 345.088, encontrado 346.1 (M+1)+; Tiempo de .41 (d, J=2.9 Hz, 1H), 8.38 (d, J=8.4 Hz, 1H), 7.73 (d, 1.93 (t, J=7.0 Hz, 1H), 0.97-0.79 (m, 4H), 0.76-0.66 (m,
6-(3-(dispiro[2.0.2.1]heptan-7-Nmetoxi)-1H-pirazoM-

A ácido 2-cloro-6-(3-(dispiro[2.0.2.1]heptan-7-THF (250 ml) se le añadió lentamente CDI (11,1 g, 68, dos horas. Se añadió CDI adicional (1,0 g, 6,167 mmol 1,3-dimetilpirazol-4-sulfonamida (12,0 g, 68,5 mmol) en se agitó a temperatura ambiente durante una hora. A l (61 g, 320 mmol) en agua (500 ml). La mezcla s adicionalmente hasta ~pH 1 con ácido clorhídrico 1 M. se secó sobre sulfato de magnesio, se filtró sobre Celit ml de EtOH y calentando. A la solución se le añadieron se calentó hasta que fue homogénea y se dejó repos un sólido blanquecino. A la mezcla se le añadieron 200 lavó dos veces con 200 ml de EtOH acuoso al 50%, se C durante 24 horas, proporcionando un sólido bla (dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-pirazol-1-il)nicotin 503.0 (M+1) ; Tiempo de retención: 1,95 minutos.
1H NMR (400 MHz, DMSO-d6) 812.73 (s, 1H), 8.41 (s, J=8.3 Hz, 1H), 6.18 (d, J=2.9 Hz, 1H), 4.26 (d, J=7.1 H 0.84 (m, 4H), 0.76-0.65 (m, 2H), 0.65-0.54 (m, 2H).
Paso 6: (S)-N-((1,3-dimetiMH-pirazol-4-N)sulfonM (2,2,4-trimetilpirrolidin-1-il)nicotinamida
xi)-1H-pirazol-1-il)nicotmico (19,0 g, 54,95 mmol) en ol). La mezcla se agitó a temperatura ambiente durante agitó durante una hora. Al éster activado se le añadió iones seguido de DBU (12,3 ml, 82,2 mmol) y la mezcla cla de la reacción se le añadió lentamente ácido cítrico yó con EtOAc (1,0 l) y la fase acuosa se acidificó e orgánica se separó, se lavó con 300 ml de salmuera, concentró al vacío. El producto se cristalizó usando 80 l de agua hasta el punto de enturbiamiento. La solución mperatura ambiente durante 16 horas, proporcionando EtOH acuoso al 50% y se filtró la lechada. El sólido se al aire durante tres horas, luego se secó al vacío a 45° ino, 2-cloro-N-((1,3-dimetil-1H-pirazol-4-il)sulfonil)-6-(3-(25,49 g, 92%). ESI-MS m/z calc. 502.119, encontrado
8.39 (d, J=2.9 Hz, 1H), 8.08 (d, J=8.3 Hz, 1H), 7.69 (d, , 3.84 (s, 3H), 2.35 (s, 3H), 1.92 (t, J=7.2 Hz, 1H), 0.95
-(dispiro[2.0.2.1]heptan-7-Nmetoxi)-1H-pirazoM-M)-2-

A una solución de 2-cloro-N-((1,3-dimetil-1H-p Seañadiópirazol-1-il)nicotinamida (2,0 g, 3,976 mmol) mmol) en NMP (10 ml) se le añadió carbonato de pota 20 horas. La reacción se enfrió a temperatura ambient de HCl (7 ml de 6 M, 42,00 mmol) en agua helada (10 se recogió y se lavó tres veces con 10 ml de agua. El s 50 ml de EtOAc y se eliminó el agua. El solvente s producto bruto se cromatografió en una columna de fas 100%. Las fracciones de producto se recogieron blanquecina, (S)-N-((1,3-dimetil-1H-pirazol-4-il)s 2(2,2,4-trimetilpirrolidin-1-il)nicotinamida (1,8 g, 75%). Tiempo de retención: 3,26 minutos.
1H NMR (400 MHz, DMSO-d6) 812.35 (s, 1H), 8.37 (s, J=8.2 Hz, 1H), 6.10 (d, J=2.8 Hz, 1H), 4.23 (d, J=7.0 Hz 1H), 2.32 (s, 3H), 2.18 (dq, J=11.6, 6.1 Hz, 1H), 1.95-1 0.94-0.84 (m, 4H), 0.81 (d, J=6.2 Hz, 3H), 0.75-0.66 (m,
Síntesis de (S)-N-((3-metil-1H-pirazol-4-il)sulfonil (2,2,4-trimetilpirrolidin-1-il)nicotinamida (Compuest
Paso 1: 2-doro-N-[(3-metiMH-pirazol-4-N)sulfonM]-6 3-carboxamida
l-4-il)sulfonil)-6-(3-(dispiro[2.0.2.1]heptan-7-ilmetoxi)-1H-)-2,2,4-trimetilpirrolidina (sal de clorhidrato) (2,0 g, 13 ,9 g, 21 mmol). La lechada se calentó a 130° C durante añadió lentamente a una solución rápidamente agitada roporcionando una lechada blanquecina. El precipitado e secó al aire durante una hora. El sólido se disolvió en inó al vacío, el aceite se disolvió en acetonitrilo, y el rsa ISCO de 415 g eluyendo con acetonitrilo/agua al 5-concentraron a vacío proporcionando una espuma )-6-(3-(dispiro[2,0.2.1]heptan-7-ilmetoxi)-1H-pirazol-1-il)-MS m/z calc. 579.26276, encontrado 580.1 (M+1)+;
8.18 (d, J=2.7 Hz, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.90 (d, 3.81 (s, 3H), 2.56 (d, J=10.5 Hz, 1H), 2.41 (t, J=8.6 Hz, , 2H), 1.54 (d, J=11.1 Hz, 6H), 1.42 (t, J=12.2 Hz, 1H), 0.63-0.56 (m, 2H).
-(3,3,3-trifluoro-2,2-dimetilpropoxi)-1H-pirazol-1-il)-2-
,3,3-trifluoro-2,2-dimetN-propoxi)pirazoM-M]piridma-

Se combinaron ácido 2-doro-6-[3-(3,3,3-trifl mg, 0,2000 mmol) y carbonildiimidazol (aproximadame durante 2 h. En este punto, se añadió 5-metil-1H-pirazo seguido de DBU (aproximadamente 101,4 mg, 99,61 pl, a temperatura ambiente. La reacción se diluyó con acet seguido de salmuera. Los orgánicos se separaron, se bruto se purificó mediante cromatografía en gel de sílic 2-cloro-N-[(3-metil-1H-pirazol-4-il)sulfonil]-6-[3-(3,3,3-trifl (70 mg, 69%) ESI-MD m/z calc. 506.07507, encontrado
Paso 2: (S)-N-((3-metil-1H-pirazol-4-il)sulfonil)-6-(3-( trimetilpirrolidin-1-il)nicotinamida
2,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxílico (75 2,16 mg, 0,2600 mmol) en THF (1,5 ml) y se agitaron lfonamida (aproximadamente 32,24 mg, 0,2000 mmol) 58 mmol) y la reacción se agitó durante 2 h adicionales e etilo y se lavó con una solución de ácido cítrico 1 M, on sobre sulfato de sodio y se evaporaron. El material endo con metanol al 0-10% en diclorometano para dar 2,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxamida
(M+1)+; Tiempo de retención: 0,67 minutos.
-trifluoro-2,2-dimetilpropoxi)-1H-pirazol-1-il)-2-(2,2,4-

Se combinaron 2-cloro-N-[(3-metil-1H-pirazo ilo]piridina-3-carboxamida (70 mg, 0,1381 mmol), (4S)-62,00 mg, 0,4143 mmol) y carbonato de potasio (aprox calentaron a 130° C durante 16 h. La reacción se repar Los orgánicos se separaron, se lavaron con salmuer material bruto se purificó mediante cromatografía en ge para dar N-[(3-metil-1H-pirazol-4-il)sulfonil]-6-[3 trimetilpirrolidin-1 -il]piridina-3-carboxamida (18 mg, 23%) Tiempo de retención: 2,07 minutos.
Síntesis de (S)-N-((1,3-dimetil-1H-pirazol-4-il)su (3,3,3-trifluoro-2,2-dimetilpropoxi)-1H-pirazol-1-il)nic sulfonil]-6-[3-(3,3,3-trifluoro-2,2-dimetilpropoxi)pirazol-1-trimetilpirrolidina (sal de clorhidrato) (aproximadamente amente 95,43 mg, 0,6905 mmol) en DMSO (1 ml) y se tre acetato de etilo y una solución de ácido cítrico 1M. secaron sobre sulfato de sodio y se evaporaron. El ílice eluyendo con metanol al 0-10% en diclorometano 3)-trifluoro-2,2-dimetil-propoxi)pirazol-1 -il]-2-[(4S)-2,2,4-I-Ms m/z calculado 583.2189,encontrado 584.3 (M+1)+;
)-2-(2,2-dimetil-4-(metil-d3)pirrolidin-1-il-3,3-d2)-6-(3-mida (Compuesto 29)
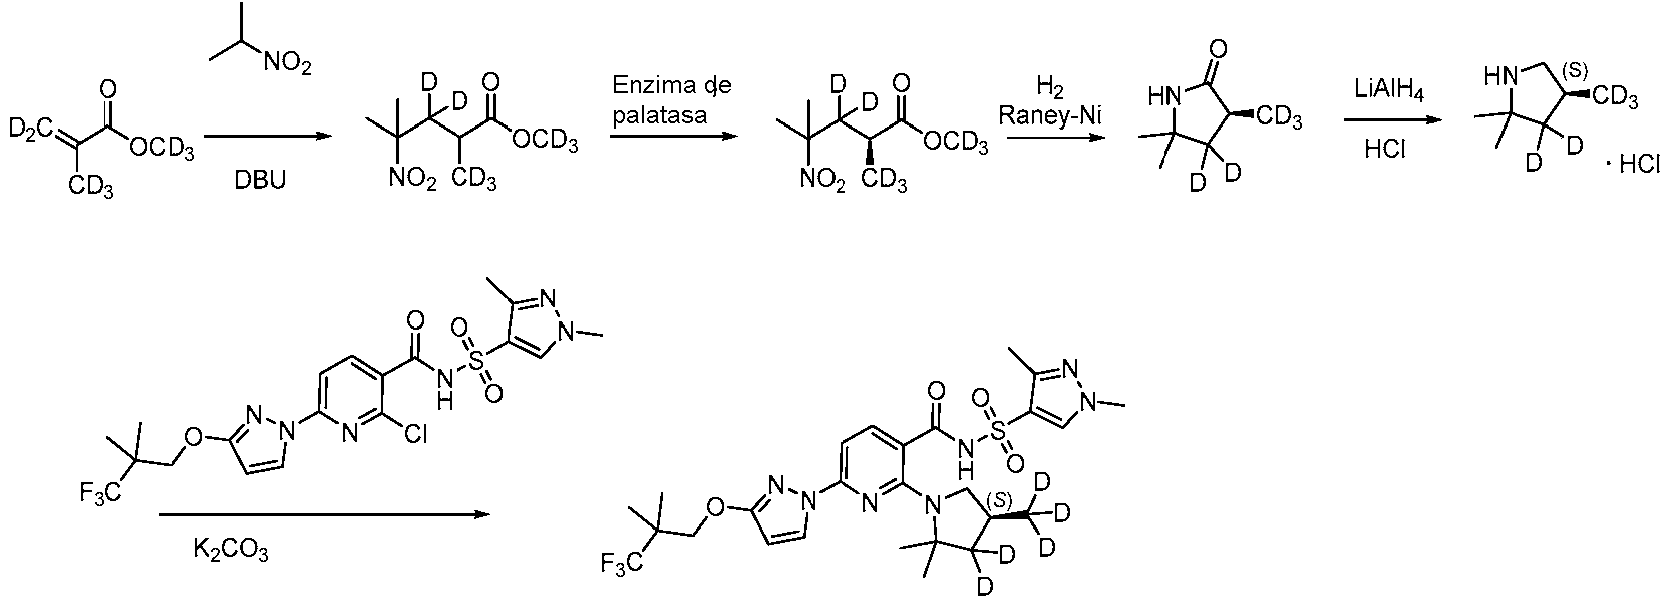
Paso 1: Metil-d
3
4-metil-2-(metil-d
3
)-4-nitropentanoat d
2

Un matraz de fondo redondo de tres bocas de línea de nitrógeno y un termopar J-Kem con manto metacrilato de da-metilo (50,0 g, 460 mmol) y se diazabiciclo[5.4.0]undec-7-eno (DBU, 1,47 g, 9,62 m exotermia de 20 a ~40° C y se dejó agitar sin cale parcialmente (HPLC) por lo que la solución se calentó MTBE (170 ml), se lavó con Hcl 1 M (15 ml), se secó s 60° C) para eliminar el solvente y cualquier material d amarillo claro (75 g, 99%). Se usó para el paso siguient
Paso 2: Metil-d 3 (S)-4-metil-2-(metil-d 3 )-4-nitropentan l equipado con una barra de agitación magnética, una ctor se cargó con 2-nitropropano (34,3 g, 385 mmol), ó a temperatura ambiente cuando se añadió 1,8-n una porción. La solución de reacción produjo una i enfriar durante 16 h. La reacción se completó solo C durante 4 h. La mezcla de la reacción se diluyó con ulfato de magnesio, se filtró y se concentro (29'' Hg a tida residual para producir el producto como un aceite urificación adicional por destilación.
3,3-d
2

Un matraz de fondo redondo de tres bocas de nitrógeno y un termopar J-Kem con manta calefactora 3,3-d2 (75 g, 380 mmol) y 2000 ml de tampón de fosf Rhizomucor miehei (sigma L4277, palatasa de Novozy (ADH 4,6 x 250 mm, 5 |jm, 1,0 ml/min, heptano al 9 99,8/0,2. La mezcla de la reacción se extrajo dos ve emulsión formada durante las extracciones. Los extr solución acuosa de bicarbonato de sodio (5 vol), s concentraron al vacío para proporcionar el producto d d2 como un aceite amarillo pálido (32,5 g, 43% de rendi
Paso 3: (S)-5,5-dimetil-3-(metil-d 3 )pirrolidin-2-ona-4, uipado con un agitador mecánico superior, una línea de rgó con metil-d3 4-metil-2-(metil-d3)-4-nitropentanoatosodio pH 7,5 a 0,8 M. A esto se le añadió lipasa de 0,5 vol) y se agitó a 30° C durante 25 h. La HPLC quiral al 2%) muestra una proporción de enantiómeros de n MTBE (1 l cada vez). El orgánico incluyó cualquier orgánicos combinados se lavaron dos veces con una ra (5 vol), se secaron sobre sulfato de sodio y se metil-d3 (S)-4-metil-2-(metil-d3)-4-nitropentanoato-3,3-).

Se purgó un recipiente de alta presión (botell se cargó secuencialmente con agua desionizada enju metil-d3 (S)-4-metil-2-(metil-d3)-4-nitropentanoato-3,3-d2 se evacuó/rellenó con N2 (3 veces). Sin agitación, el rec Parr se agitó mientras se calentaba el contenido a 60° recipiente se evacuó/rellenó con N2 (3 veces) y el cont manto de N2). El matraz/filtro-almohadilla se lavó co filtración húmeda con solvente se transfirió a otro recep momento debe secarse completamente el catalizador filtrado y los lavados se combinaron y se concentrar d3)pirrolidin-2-ona-4,4-d2 como un blanco sólido (20 g, 9
Paso 4: Clorhidrato de (4S)-3,3-dideuterio-2,2-dimeti dora Parr, 500 ml) y se mantuvo bajo N2. El recipiente (3 veces) con amortiguador Raney®2800 Ni (6,1 g), g, 165 mmol), y etanol (290 ml). El recipiente se selló y e se evacuó, se rellenó luego con H2 (30 psi). La botella presión de H2 se mantuvo a 30 psi durante 8 horas. El se separó por filtración al vacío (almohadilla de Celite; ol (3 x 50 ml). Después del lavado final, la torta de e cubrió con agua para su eliminación. Nota: En ningún ener húmedo durante todo el proceso de filtración). El ° C/40 torr) para proporcionar (S)-5,5-dimetil-3-(metil-
ideuteriometil)pirrolidina

Se cargó un matraz de fondo redondo de tre una línea de nitrógeno y un termopar J-Kem con gránul ml, 4 vol) calentado de 20 a 36° C (calor de mez d3)pirrolidin-2-ona-4,4-d2 (20 g, 150 mmol) en THF (12 dejaba que la temperatura de reacción se elevara a ~ reflujo (~68° C) y se mantuvo ahí durante 16 h. La me con 200 ml (10 vol) de MTBE. La mezcla se inactivó le saturada de sulfato de sodio (1 vol) durante 2 h. Nota:
espesa y luego se diluye y la mezcla gris oscura se vu reacción se enfrió a temperatura ambiente. El sólido s con acetato de etilo (4 vol). Con enfriamiento externo y trataron con la adición gota a gota de HCl 4 M anhi temperatura por debajo de 20° C. Una vez completada l al vacío a 45°C. La suspensión se volvió a llenar co suspensión se enfrió por debajo de 30° C cuando el sól secó bajo succión de N2 y se secó adicionalmente a dideuterio-2,2-dimetil-4-(trideuteriometil)pirrolidina (17,5 manipuló bajo nitrógeno.
Paso 5 : (S)-N-((1,3-dimetil-1H-pirazol-4-il)sulfonil) trifluoro-2,2-dimetilpropoxi)-1H-pirazol-1-il)nicotina s de 1 l equipado con un agitador mecánico superior, hidruro de litio y aluminio (7,6 g, 202 mmol) en THF (80 . Se añadió una solución de (S)-5,5-dimetil-3-(metil-6 vol) a la suspensión durante 30 minutos mientras se La temperatura de reacción se aumentó hasta casi el e la reacción se enfrió por debajo de 40° C y se diluyó nte con la adición gota a gota de una solución acuosa ervó desgasificación vigorosa (H2), la mezcla se vuelve blanca. Una vez completada la adición, la mezcla de la inó mediante filtración (almohadilla de Celite) y se lavó anto de N2 , el filtrado y los lavados se combinaron y se dioxano (38 ml, 152 mmol) mientras se mantenía la ión (20 minutos), la suspensión resultante se concentró tanos (4 vol) dos veces durante la concentración. La recogió por filtración bajo un manto de N2. El sólido se alto a 45° C para proporcionar clorhidrato de (4S)-3,3-%). El producto es bastante higroscópico por lo que se
2-dimetil-4-(metil-d3)pirrolidin-1-il-3,3-d2)-6-(3-(3,3,3-

Se disolvió 2-cloro-N-((1,3-dimetil-1 H-pirazol-1-il)nicotinamida (2 g, 3,839 mmol) en DMSO (10 ml potasio (aproximadamente 2,654 g, 19,20 mmol) y (4 de clorhidrato) (aproximadamente 1,485 g, 9,598 mmol) mezcla de la reacción se enfrió y se vertió en agua (aproximadamente 3,458 g, 3,275 ml, 57,58 mmol). D lavaron con agua. El sólido resultante se disolvió en a orgánicos se secaron sobre sulfato de sodio y se con sólido resultante se recogió y se secó para dar (S) d3)pirrolidin-1-il-3,3-d2)-6-(3-(3,3,3-trifluoro-2,2-dimetilpr calc. 602.27, encontrado 603.1 (M+1)+; Tiempo de reten
Síntesis de N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-(3 trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu
Paso 1: 2-doro-N-(1,5-dimetMpirazol-4-M)sulfoml-6-[ carboxamida
lfonil)-6-(3-(3,3,3-trifluoro-2,2-dimetilpropoxi)-1H-pirazol-2-dietoxietano (2,000 ml). Se añadieron carbonato de -dideuterio-2,2-dimetil-4-(trideuteriometil) pirrolidina (sal lechada resultante se calentó a 130° C durante 28 h. La hielo rápidamente agitada (60,00 ml) y ácido acético s de agitar durante 20 min, los sólidos se filtraron y se de etilo y se lavó con agua y luego con salmuera. Los ron. El material resultante se calentó en heptanos y el ,3-dimetil-1H-pirazol-4-il)sulfonil)-2-(2,2-dimetil-4-(metil-)-1H-pirazol-1-il)nicotinamida (0,8 g, 35%). ESI-MS m/z 1,82 minutos.
rifluoro-2,2-dimetil-propoxi)pirazol-1-il]-2-[(4S)-2,2,4-13)
,3-trifluoro-2,2-dimetM-propoxi)pirazoM-M]piridma-3-

Se combinaron ácido 2-cloro-6-[3-(3,3,3-triflu mg, 0,2749 mmol) y carbonildiimidazol (53 mg, 0,32 ambiente durante 2 horas. Se añadió 1,5-dimetilpirazol-0,3678 mmol) y la reacción se agitó durante 16 horas a se diluyó con 10 ml de ácido cítrico 1 M y se extrajo c lavaron con salmuera, se secaron sobre sulfato de sodi el paso siguiente sin purificación adicional. 2-cloro-N-( ,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxílico (100 mol) en THF (600,0 pl) y se agitaron a temperatura onamida (53 mg, 0,3025 mmol) seguido de DBU (55 pl, ales a temperatura ambiente. La mezcla de la reacción tato de etilo (3 x 10 ml). Los orgánicos combinados se concentraron para dar un sólido blanco, que se usó en imetilpirazol-4-il)sulfonilo-6-[3-(3,3,3-trifluoro-2,2-dimetil-
propoxi)pirazol-1-il]piridina-3-carboxamida (140 mg, 98 Tiempo de retención: 0,68 minutos.
Paso 2: N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-( trimetilpirrolidin-1-il]piridina-3-carboxamida
I-MS m/z calc. 520.09076, encontrado 521.1 (M+1)+;
trifluoro-2,2-dimetilpropoxi)pirazol-1-il]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,5-dimetilpiraz il]piridina-3-carboxamida (140 mg, 0,2688 mmol), (4S) mmol) y carbonato de potasio (224 mg, 1,621 mmol) e reacción se enfrió a temperatura ambiente y se añadió sedimentar el contenido del vial y se eliminó la porción con 20 ml de acetato de etilo, luego se lavaron con 1 orgánica y la capa acuosa se extrajo dos veces más co lavaron con salmuera, se secaron sobre sulfato de adicionalmente mediante cromatografía en gel de sílic un sólido blanco. N-(1,5-dimetilpirazol-4-il)sulfonil-6-trimetilpirrolidin-1-il]piridina-3-carboxamida (96 mg, 60 Tiempo de retención: 2,1 minutos.
1H NMR (400 MHz, DMSO) 8 12.32 (s, 1H), 8.22 (d, J=8.2 Hz, 1H), 6.17 (d, J=2.7 Hz, 1H), 4.23 (s, 2H), 3 J=10.3, 7.1 Hz, 1H), 2.17 (dq, J=12.1, 6.0 Hz, 1H), 1.8 J=12.2 Hz, 1H), 1.23 (s, 6H), 0.80 (d, J=6.2 Hz, 3H).
Síntesis de N-(1,3-dimetilpirazol-4-il)sulfonil-2-[4-( 2,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxami )sulfonil-6-[3-(3,3,3-trifluoro-2,2-dimetilpropoxi)pirazol-1--trimetilpirrolidina (sal de clorhidrato) (120 mg, 0,8018 O (700,0 |jl) y se calentaron a 130° C durante 16 h. La de agua. Después de 15 minutos de agitación, se dejó da con una pipeta. Los sólidos restantes se disolvieron de ácido cítrico 1M. Se separaron las capas acuosa y l de acetato de etilo. Los orgánicos se combinaron, se y se concentraron. El sólido resultante se purificó endo con metanol al 0-10% en diclorometano para dar 3,3-trifluoro-2,2-dimetilpropoxi)pirazol-1-il]-2-[(4S)-2,2,4-I-MS m/z calc. 597.2345, encontrado 598.3 (M+1)+;
Hz, 1H), 7.78 (s, 1H), 7.73 (d, J=8.2 Hz, 1H), 6.93 (d, , 3H), 2.57 (d, J=10.4 Hz, 1H), 2.53 (s, 3H), 2.41 (dd, J=11.8, 5.5 Hz, 1H), 1.57 (s, 3H), 1.53 (s, 3H), 1.43 (t,
imetil)-2,2-dimetil-pirrolidin-1-il]-6-[3-(3,3,3-trifluorompuesto 30)

Paso 1: Éster metílico del ácido 2-hidroximetil-4-met itro-pentanoico

Se añadió 1,8-diazabicido[5.4.0]undec-7-eno ( mezcla se calentó a 65° C y se apagó el calor y se añ mmol). Luego, se volvió a encender el calor a 80° C. reacción se agitó a temperatura ambiente durante la reacción se diluyó con acetato de etilo (250 ml) y se l acuoso (125 ml) y salmuera (125 ml). La mezcla de pr 330 g de gel de sílice en hexanos:éter al 0-60% eluyen 4-metil-4-nitro-pentanoico (29,68 g, 60%) como un ac 206.1 (M+1)+. Tiempo de retención: 1,67 minutos.
Paso 2: 3-hidroximetil-5,5-dimetil-pirrolidin-2-ona
l, 24 mmol) a 2-nitropropano (26,5 ml, 292 mmol). Esta ota a gota 2-(hidroximetil)acrilato de metilo (25 ml, 243 ués de calentar durante 1 hora, se apagó el calor y la antes de calentar a 80° C durante otras 2 horas. La on cloruro de hidrógeno 1 M (2 x 125 ml), bicarbonato os de la reacción se cromatografió en una columna de 55-60% para dar éster metílico del ácido 2-hidroximetilerde claro. ESI-MS m/z calculado 205.21, encontrado

Se añadió éster metílico del ácido 2-hidroxi absoluto (60 ml) seguido de níquel Raney (1,7 g, ~15 durante la noche. Se añadió más níquel Raney (1,0 g, H2 durante 3,5 h. En este punto, se añadió más ést (3,95 g, 19,3 mmol) y la reacción se calentó durante 7 través de celite y se lavó con metanol. La reacción diclorometano al 0-10%: metanol al 10%, dando com 63%) como un sólido blanco. 1H NMR (250 MHz, CDCl 1H) 2.04 (dd, J=12.58, 8.84 Hz, 1H) 2.73-2.91 (m, 1H) 3
Paso 3: (5,5-dimetil-pirrolidin-3-il)-metanol
-metil-4-nitropentanoico (4,45 g, 21,7 mmol) a etanol eso). La reacción se calentó a 60° C bajo 2 bar de H2 en peso) y la reacción se calentó a 60° C bajo 5 bar de tílico del ácido 2-hidroximetil-4-metil-4-nitro-pentanoico llenado H2 para mantener 5 bar. La reacción se filtró a se cromatografió sobre gel de sílice y se eluyó con ltado 3-hidroximetil-5,5-dimetil-pirrolidin-2-ona (3,69 g, m 1.31 (d, J=9.01 Hz, 6H) 1.72 (dd, J=12.52, 10.33 Hz, , J=4.72 Hz, 1H) 3.64-3.95 (m, 2H) 5.93 (br. s., 1H)

Se suspendió hidruro de litio y aluminio (3,90 3-hidroximetil-5,5-dimetilpirrolidin-2-ona (3,69 g, 25,77 calentó a 65° C durante 40 h. La reacción se diluyó c baño de hielo antes de añadir gota a gota sal de Rochel 2-metil-tetrahidrofurano (2 x 200 ml) y se secó sobre bruto (3,47 g, 104%). 1H NMR (250 MHz, CDCl36 pp 1H) 1.68-1.89 (bs, 1H) 2.31-2.52 (m, 1H) 2.83 (dd, J=11
Paso 4: 4-(terc-butil-dimetil-silaniloximetil)-2,2-dimet ,00 mmol) en tetrahidrofurano (60 ml). Luego se añadió en tetrahidrofurano (30 ml) gota a gota y la reacción se metil-tetrahidrofurano (125 ml) y luego se enfrió en un osa saturada (200 ml). La capa orgánica se extrajo con to de sodio para dar (5,5-dimetil-pirrolidin-3-il)-metanol -1.24 (m, 6H) 1.29 (dd, J=12.58, 7.20 Hz, 2H) 1.43 (s, .49 Hz, 1H) 3.05-3.26 (m, 1H) 3.48-3.71 (m, 1H)
olidina

A (5,5-dimetil-pirrolidin-3-il)-metanol (3,08 g, 23 en acetonitrilo (24 ml) se le añadió 1,8-diazabiciclo[5. durante 3,5 h. La reacción se diluyó con cloroformo (250 se secó sobre sulfato de sodio. El bruto se cromatograf eluyendo con metanol al 15-35% para dar 4-(terc-bu como un aceite amarillo después de dos columnas. ES retención: 2,52 minutos. 1H NMR (250 MHz, CDCh) 8 p 1.25-1.32 (m, 1H) 1.74 (dd, J=12.63, 8.79 Hz, 1H) 1.92 3.11 (dd, J=11.48, 7.97 Hz, 1H) 3.45-3.61 (m, 2H).
Paso 5. 2-[4-[[terc-butil(dimetil)silil]oximetil]-2,2-di (3,3,3-trifluoro-2,2-dimetilpropoxi)pirazol-1-il]piridina ol), cloruro de terc-butildimetilsililo (4,31 g, 28,6 mmol) ndec-7-eno (5,3 ml, 35,7 mmol). La reacción se agitó se lavó con agua (125 ml) y salmuera (125 ml) y luego bre gel de sílice y se eluyó con diclorometano/metanol, etil-silaniloximetil)-2,2-dimetil-pirrolidina (3,88 g, 67%) m/z calc. 243.47, encontrado 244.2 (M+1)+;Tiempo de .05-0.11 (m, 6 H) 0.89 (s, 9H) 1.19 (d, J=18.02 Hz, 6 H) , 1H) 2.32-2.50 (m, 1H) 2.81 (dd, J=11.54, 6.37 Hz, 1H)
-pirrolidin-1-il]-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-rboxamida

Se combinaron 2-cloro-N-(1,3-dimetilpirazo il]piridina-3-carboxamida (30 mg, 0,05759 mm (aproximadamente 42,07 mg, 0,1728 mmol) y K2CO3 ( |jl) y se calentaron a 130° C durante 16 h. La reacción de etilo y los orgánicos se separaron. Los orgánicos se l evaporaron. El material bruto se purificó mediante crom diclorometano para dar 2-[4-[[terc-butil(dimetil)silil]oxim 6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-il]pindin 727.3159, encontrado 728.4 (M+1 )+; Tiempo de retenció
Paso 6. N-(1,3-dimetilpirazol-4-il)sulfonil-2-[4-(hidr dimetil-propoxi)pirazol-1 -il]piridina-3-carboxamida sulfonil-6-[3-(3,3,3-tnfluoro-2,2-dimetil-propoxi)pirazol-1-terc-butil-[(5,5-dimetilpirrolidin-3-il)metoxi]-dimetil-silano madamente 39,80 mg, 0,2880 mmol) en DMSO (600,0 partió entre una solución de ácido cítrico 1 M y acetato n con salmuera, se secaron sobre sulfato de sodio y se afía en gel de sílice eluyendo con metanol al 0-10% en ,2-dimetil-pirrolidin-1-il]-N-(1,3-dimetilpirazol-4-il)sulfonilrboxamida (19 mg, 45%). ESI-MS m/z calculado 94 minutos.
til)-2,2-dimetil-pirrolidin-1-il]-6-[3-(3,3,3-trifluoro-2,2-
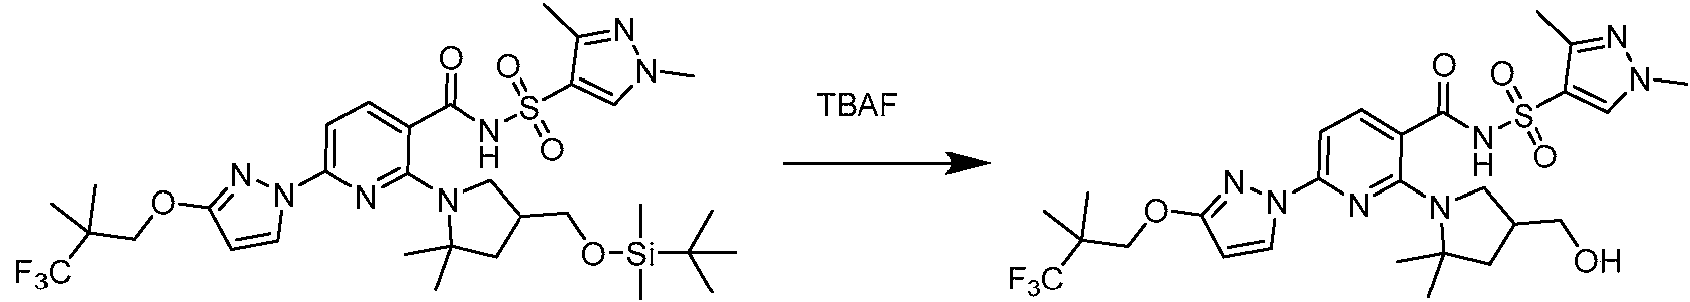
Se disolvió 2-[4-[[terc-butil(dimetil)silil]oximetil [3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-il]piridinade hielo. Se añadió TBAF (aproximadamente 288,0 j l d temperatura ambiente. La mezcla de la reacción se agit una solución de ácido cítrico 1M. Los orgánicos se lav evaporaron. El material bruto se purificó mediante crom diclorometano para dar N-(1,3-dimetilpirazol-4-il)s trifluoro-2,2-dimetil-propoxi)pirazol-1-il]piridina-3-carbox encontrado 614.3 (M+1 )+; Tiempo de retención: 1,81 mi
Síntesis de N-[3-(hidroximetil)-1-metil-pirazol-4-il]s 2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxa -dimetil-pirrolidin-1-il]-N-(1,3-dimetilpirazol-4-il)sulfonil-6-oxamida (19 mg) en THF (1 ml) y se enfrió en un baño , 0,2880 mmol) y se dejó que la reacción se calentase a rante 1 hora y luego se repartió entre acetato de etilo y con salmuera, se secaron sobre sulfato de sodio y se afía en gel de sílice eluyendo con metanol al 0-10% en il-2-[4-(hidroximetil)-2,2-dimetil-pirrolidin-1-il]-6-[3-(3,3,3-(8,7 mg, 54%). ESI-MS m/z calculado 613.22943, .
l-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-il]-(Compuesto 39)

Paso 1: 4-(3-metoxi-3-oxo-propil)sulfonil-1-metil-pira l-3-carboxilato de metilo
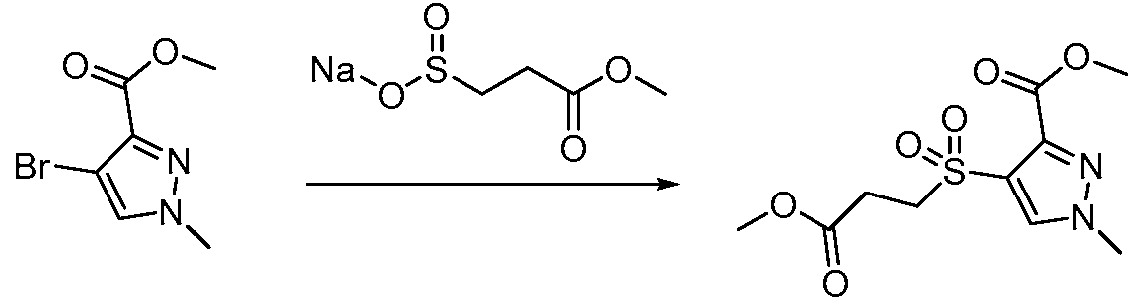
Se combinaron 4-bromo-1-metil-pirazol-3-carb propM)sulfinMoxisodio (810 mg, 4,651 mmol) y cobre( desgasificado (3,048 ml). Se burbujeó nitrógeno a trav calentó a 80°C. La reacción se calentó durante 48 h y l con acetato de etilo (25 ml) y NH4Cl (10 ml). Se formó se separaron y los orgánicos se lavaron con una sol NaHCO3 (30 ml) y salmuera (30 ml). Los orgánicos se bruto se purificó mediante cromatografía en gel de sílic dar 4-(3-metoxi-3-oxo-propil)sulfonil-1-metil-pirazol-3-c 290.05725, encontrado 291.1 (M+1)+;Tiempo de retenci
Paso 2: 1-metil-4-sulfamoil-pirazol-3-carboxilato de ilato de metilo (508 mg, 2,319 mmol), (3-metoxi-3-oxo-) (ion de yoduro (1)) (1,31 g, 6,878 mmol) en DMSO de la reacción durante otros 5 min y luego se selló y se o se enfrió a temperatura ambiente. La reacción se diluyó precipitado espeso que se filtró y se desechó. Las capas n saturada de NH4Cl (30 ml), una solución saturada de caron sobre sulfato de sodio y se evaporaron. El material luyendo con acetato de etilo al 0-100% en hexanos para oxilato de metilo (297 mg, 44%) ESI-MS m/z calc.
0,32 minutos.
tilo

Paso 1:
Se disolvió 4-(3-metoxi-3-oxo-propil)sulfonil-1-metil-(4 ml) y se añadió NaOMe al 25% en metanol (220 min y se evaporó. Se añadió hexano y la mezcla se Paso 2:
El producto del paso 1 se disolvió en diclorometano La reacción se agitó durante 30 min. La mezcla de baño de hielo de amoniaco en metanol (1,5 ml de 7 de la reacción se repartió entre acetato de etilo y ag secaron sobre sulfato de sodio y se evaporaron. El adicional. 1-metil-4-sulfamoil-pirazol-3-carboxilato encontrado 220.1 (M+1)+; Tiempo de retención: 0,2
Paso 3: 4-[[2-cloro-6-[3-(3,3,3-trifluoro-2,2-dimetilpirazol-3-carboxilato de metilo
zol-3-carboxilato de metilo (297 mg, 1,023 mmol) en THF de 25% p/v, 1,018 mmol). La reacción se agitó durante 5 poró de nuevo.
ml) y se añadió N-clorosuccinimida (138 mg, 1,033 mmol). reacción se añadió lentamente a una solución enfriada en , 10,50 mmol) y se agitó durante otros 30 min. La mezcla Los orgánicos se separaron, se lavaron con salmuera, se roducto bruto se usó en el paso siguiente sin purificación metilo (110 mg, 49%) ESI-MS m/z calc. 219.03137, utos.
opoxi)pirazol-1-il]piridina-3-carbonil]sulfamoil]-1-metil-

Se combinaron ácido 2-doro-6-[3-(3,3, (aproximadamente 186,2 mg, 0,5018 mmol) y carboni THF (2 ml) y se agitaron a temperatura ambiente dur sulfamoil-pirazol-3-carboxilato de metilo (110 mg, 0,5 0,5018 mmol) y la reacción se agitó durante 16 h más. una solución de ácido cítrico 1M. Los orgánicos se sep sodio y se evaporaron. El producto bruto se llevó al pas 4-[[2-cloro-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazo carboxilato de metilo (178 mg, 63%) ESI-m S m/z calc.
0,67 minutos.
Paso 4. N-[3-(hidroximetil)-1-metil-pirazol-4-il]sul [(4S)-2,2,4-trimetilpirrolidin-1 -il]piridina-3-carboxami uoro-2,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxílico idazol (aproximadamente 81,37 mg, 0,5018 mmol) en 3 h. A la mezcla de la reacción se le añadió 1-metil-4-mmol) y DBU (aproximadamente 76,39 mg, 75,04 pl, ezcla de la reacción se repartió entre acetato de etilo y , se lavaron con salmuera, se secaron sobre sulfato de iente sin purificación adicional.
piridina-3-carbonil]sulfamoil]-1-metil-pirazol-3-08057, encontrado 565.1 (M+1)+; Tiempo de retención:
6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-il]-2-

Paso 1:
Se disolvió 4-[[2-cloro-6-[3-(3,3,3-trifluoro-2,2-d pirazol-3-carboxilato de metilo (145 mg, 0,2567 mm 1,283 ml de 2 M, 2,567 mmol) y se agitó durante 4 repartió entre acetato de etilo y una solución de á salmuera, se secaron sobre sulfato de sodio y se ev Paso 2:
El alcohol resultante del paso 1 se disolvió en NM (aproximadamente 76,84 mg, 0,5134 mmol) y carbo la reacción se calentó a 130° C durante 16 h. La solución de ácido cítrico 1M. Los orgánicos se sep sodio y se evaporaron. La mezcla de la reacción eluyendo con metanol al 0-10% en diclorometano. adicionalmente mediante LC/MS utilizando un gra fracción deseada se extrajo con acetato de etilo. secaron sobre sulfato de sodio y se evaporaron par trifluoro-2,2-dimetil-propoxi)pirazol-1-il]-2-[(4S)-2,2,4 MS m/z calc. 613.22943, encontrado 614.5 (M+1)+; 1H NMR (400 MHz, DMSO-d6) 812.25 (s, 1H), 8.4 (d, J=8.2 Hz, 1H), 6.17 (d, J=2.8 Hz, 1H), 4.98 (s, 1 J=10.5 Hz, 1H), 2.16 (s, 1H), 1.91-1.84 (m, 1H), 1.
0.83 (d, J=6.3 Hz, 3H).
Síntesis de (7S)-7,9,9-trimetil-2-(3-(3,3,3-trifluoro pirido[2,3-d]pirrolo[2,1-b][1,3]oxazin-5-ona (Compue Paso 1: Ácido 6-[3-(3,3,3-trifluoro-2,2-dimetil-propo carboxílico
-propoxi)pirazol-1-il]piridina-3-carbonil]sulfamoil]-1-metilborohidruro de litio (2,0 M en THF) (aproximadamente mezcla de la reacción se inactivó con metanol, luego se ítrico 1M. Los orgánicos se separaron, se lavaron con ron.
ml) con (4S)-2,2,4-trimetilpirrolidina (sal de clorhidrato) de potasio (aproximadamente 106,4 mg, 0,7701 mmol) y de la reacción se repartió entre acetato de etilo y una , se lavaron con salmuera, se secaron sobre sulfato de a se purificó mediante cromatografía en gel de sílice ducto contenía NMP, por lo que el producto se purificó de acetonitrilo al 10-99% en HCl acuoso 5 mM. La orgánicos se separaron, se lavaron con salmuera, se N-[3-(hidroximetil)-1 -metil-pirazol-4-il]sulfonil-6-[3-(3,3,3-tilpirrolidin-1-il]piridina-3-carboxamida (8 mg, 5%) ESI-po de retención: 1,96 minutos.
H), 8.22 (d, J=2.8 Hz, 1H), 7.78 (d, J=8.2 Hz, 1H), 6.91 60 (q, J=13.0 Hz, 2H), 4.23 (s, 2H), 3.85 (s, 3H), 2.56 (t, 3H), 1.53 (s, 3H), 1.42 (t, J=12.1 Hz, 1H), 1.23 (s, 6H),
imetilpropoxi)-1H-pirazol-1-il)-6a,7,8,9-tetrahidro-5H-7)
azol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-

Se combinaron ácido 2-doro-6-[3-(3,3,3-triflu mg, 0,5389 mmol) y fluoruro de cesio (aproximadament 2,2,4-trimetilpirroMdina (sal de clorhidrato) (aproximad potasio finamente molido (aproximadamente 223,5 mg agitar durante la noche a 150° C. La mezcla de la rea acuoso (1 M, 2 x 50 ml) y salmuera (1 x 50 ml). La concentró a presión reducida. El producto se aisló medi un gradiente de MeOH/DCM al 0-5% durante 40 mi fracciones puras se combinaron y concentraron propoxi)pirazol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piri blanco. ESI-MS m/z calc. 440.20352, encontrado 441.6
Paso 2: (7S)-7,9,9-trimetil-2-(3-(3,3,3-trifluoropirido[2,3-d]pirrolo[2,1-b][1,3]oxazin-5-ona
,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxílico (200 6 mg, 0,5389 mmol) en DMSO (2 ml). Se añadió (4S)-te 242,0 mg, 1,617 mmol) seguido de carbonato de 7 mmol). La mezcla de la reacción se tapó y se dejó e diluyó con EtOAc (50 ml) y se lavó con ácido cítrico rgánica se secó sobre sulfato de sodio, se filtró y se romatografía en columna de gel de sílice eluyendo con en una columna de gel de sílice de 12 gramos. Las proporcionar ácido 6-[3-(3,3,3-trifluoro-2,2-dimetilcarboxílico (154 mg, 65%) como un sólido espumoso ; Tiempo de retención: 1,87 minutos.
imetilpropoxi)-1H-pirazol-1-il)-6a,7,8,9-tetrahidro-5H-

Se disolvieron ácido 6-[3-(3,3,3-Trifluoro-2 il]piridina-3-carboxílico (50 mg, 0,1135 mmol), agua (2 [Ir[dF(CF3)ppy]2(dtbpy)]PF6 (5 mg, 0,004457 mmol) en fuente de luz fluorescente compacta de 23 W durant calentar la mezcla de la reacción a ~40° C. La mezcl eluyendo con un gradiente de EtOAc/hexano al
dimetilpropoxi)-1H-pirazol-1-il)-6a,7,8,9-tetrahidro-5H-pir ESI-m S m/z calc. 438.18787, encontrado 439.6 (M+1)+;
Síntesis de N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-(3 trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu etil-propoxi)pirazol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-,110 mmol), acetato de sodio (19 mg, 0,2316 mmol) y (872 ml). La mezcla de la reacción se colocó bajo una o horas. La fuente de luz emitió suficiente calor para ta se purificó mediante cromatografía en gel de sílice para dar (7S)-7,9,9-trimetil-2-(3-(3,3,3-trifluoro-2,2-3-d]pirrolo[2,1-b][1,3]oxazin-5-ona (24,6 mg, 50%). po de retención: 2,27 minutos.
rifluoro-2,2-dimetil-propoxi)pirazol-1-il]-2-[(4R)-2,2,4-37)

A una mezcla de 2-cloro-N-(1,3-dimetilpiraz ilo]piridina-3-carboxamida (2 g, 3,839 mmol) y (4R)-2 1,322 g, 8,830 mmol) en N-metilpirrolidinona (10,00 potasio (aproximadamente 2,654 g, 19,20 mmol). L suspensión de reacción se enfrió a temperatura amb agitada de HCl (aproximadamente 8,958 ml de 6 M, lechada blanquecina. El precipitado se recogió y se l durante una hora. El sólido bruto se disolvió en alcohol horas. Se recogió el sólido y el sólido blanquecino se l se secó al aire durante una hora y luego se secó al vac il)sulfonil-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-(1,4 g, 61%). ESI-MS m/z calc. 597.2345, encontrado 5 1H NMR (400 MHz, DMSO-d6) 812.36 (s, 1H), 8.38 (s, J=8.2 Hz, 1H), 6.17 (d, J=2.8 Hz, 1H), 4.23 (s, 2H), 3.81 (s, 3H), 2.19 (dt, J=12.0, 6.2 Hz, 1H), 1.87 (dd, J=11.9 sulfonil-6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pirazol-1-imetilpirrolidina (sal de clorhidrato) (aproximadamente ,2-dietoxietano (2,000 ml), se le añadió carbonato de pensión se calentó a 130° C durante 40 horas. La y se añadió lentamente a una solución rápidamente mmol) en agua helada (100,0 ml) proporcionando una s veces con 10 ml de agua. El sólido se secó al aire pílico caliente (30.00 ml) y se dejó reposar durante dos es veces con 2 ml de alcohol isopropílico frío. El sólido 5° C durante 18 horas para dar N-(1,3-dimetilpirazol-4-[(4R)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida 1)+; Tiempo de retención: 3,1 minutos.
8.22 (d, J=2.8 Hz, 1H), 7.75 (d, J=8.2 Hz, 1H), 6.93 (d, H), 2.55 (d, J=10.5 Hz, 1H), 2.41 (t, J=8.6 Hz, 1H), 2.32 Hz, 1H), 1.56 (s, 3H), 1.53 (s, 3H), 1.42 (t, J=12.1 Hz,
1H), 1.23 (s, 6H), 0.81 (d, J=6.2 Hz, 3H).
Síntesis de 6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi) pir trimetilpirrolidin-1 -il] piridina-3- carboxamida (Compuest Paso 1: 2-cloro-6-[3-(3,3,3-trifluoro-2,2-dimet piridina-3-carboxamida
1 -il] -N-(1,3,5-trimetilpirazol-4-il) sulfonil-2-[(4S) -2,2,4-
opoxi)pirazol-1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-

Se combinaron ácido 2-cloro-6-[3-(3,3,3-triflu mg, 0,2749 mmol) y CDI (53 mg, 0,3269 mmol) en TH horas en un vial (vial 1). Al mismo tiempo, se combin mmol) con amoníaco (250 j l de 7 M, 1,750 mmol) (e durante 20 min adicionales, los volátiles se eliminaron al residuo sólido y también se evaporó. Luego, se añ durante 5 minutos (para facilitar la eliminación del amo enfriarse a temperatura ambiente, se añadió 1 ml de TH contenido del vial 1 al vial 2 con una jeringuilla y la ambiente. La mezcla de la reacción se diluyó con 10 ml La capa acuosa se extrajo con 2 x 10 ml de acetato d salmuera, se secaron sobre sulfato de sodio y se conce paso siguiente sin purificación adicional. 2-clor trimetilpirazol-4-il)sulfonil-piridina-3-carboxamida (142 (M+1)+; Tiempo de retención: 0,7 minutos.
Paso 2: 6-[3-(3,3,3-trifluoro-2,2-dimetil-propoxi)pi trimetilpirrolidin-1-il]piridina-3-carboxamida
,2-dimetil-propoxi)pirazol-1-il]piridina-3-carboxílico (100 0,0 |jl) y se agitaron a temperatura ambiente durante 2 oruro de 1,3,5-trimetilpirazol-4-sulfonilo (69 mg, 0,3307 tanol) en un vial separado (vial 2). Después de agitar al 2 por evaporación y se añadió 1 ml de diclorometano DBU (60 pl, 0,4012 mmol) al vial 2 y se agitó a 60° C de cualquier cloruro de amonio residual). Después de uego se evaporó a presión reducida. Luego, se añadió el cla de la reacción se agitó durante 4 h a temperatura acetato de etilo y se lavó con 10 ml de ácido cítrico 1M. lo y los extractos orgánicos combinados se lavaron con on para dar un sólido blanco. Este material se usó en el 3-(3,3,3-tnfluoro-2,2-dimetil-propoxi)pirazol-1-il]-N-(1,3,5-97%) ESI-MS m/z calc. 534.1064, encontrado 535.1
l-1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-

Se combinaron 2-cloro-6-[3-(3,3,3-trifl il)sulfonil-piridina-3-carboxamida (142 mg, 0,2655 mmo 0,7951 mmol) y carbonato de potasio (221 mg, 1,599 16 h. La reacción se enfrió a temperatura ambiente y s se dejó sedimentar el contenido del vial, se eliminó la restantes con 20 ml de acetato de etilo y luego se lav acuosa y orgánica y la capa acuosa se extrajo dos v combinaron, se lavaron con salmuera, se secaron sobr purificó adicionalmente mediante cromatografía en gel para dar un sólido blanco. 6-[3-(3,3,3-trifluoro-2,2-di [(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida ( 612.2 (M+1)+; Tiempo de retención: 2,16 minutos.
(S)-2-(2,2-dimetil-4-(metil-d3)pirrolidin-1-il-3,3-d2)-N-( dimetilpropoxi)-1H-pirazol-1-il)nicotinamida (Compu -2,2-dimetil-propoxi)pirazol-1-il]-N-(1,3,5-trimetilpirazol-4-4S)-2,2,4-trimetilpirrolidina (sal de clorhidrato) (119 mg, ) en DMSO (531,0 jl) y se calentaron a 130° C durante dió 1 ml de agua. Después de 15 minutos de agitación, ción líquida con una pipeta y se disolvieron los sólidos con 15 ml de ácido cítrico 1M. Se separaron las capas más con 15 ml de acetato de etilo. Los orgánicos se lfato de sodio y se concentraron. El sólido resultante se ílice eluyendo con metanol al 0-10% en diclorometano propoxi)pirazol-1-il]-N-(1,3,5-trimetilpirazol-4-il)sulfonil-2-g, 52%) ESI-MS m/z calculado 611.2502, encontrado
etil-1H-pirazol-4-il)sulfonilo)-6-(3-(3,3,3-trifluoro-2,2-3)

Se combinaron 2-cloro-W-[(3-met¡l-1H-p¡razo il]pyridina-carboxamida (5,34 g, 10,5 mmol), carbonat d¡met¡l-4-(tr¡deuter¡omet¡l)p¡rrol¡d¡na (sal de clorhidrato) C durante 16 h. La reacc¡ón se d¡v¡d¡ó entre acetato de orgán¡cos se separaron y se lavaron con salmuera, se bruto se pur¡f¡có med¡ante cromatografía en gel de síl¡c de tr¡turac¡ón con MTBE/d¡clorometano (2:1). El sól¡do y se secó durante 4 días a temperatura amb¡ente par met¡l-1H-p¡razol-4-¡l)sulfon¡l)-6-(3-(3,3,3-tr¡fluoro-2,2-d¡m m/z calc. 588.66, encontrado 589.2 (M+1)+; T¡empo de
Síntesis de N-(1,3-dimetNpirazol-4-N)s trimetilpirrolidin-1-il]piridina-3-carboxamida (Comp sulfon¡l]-6-[3-(3,3,3-tr¡fluoro-2,2-d¡met¡l-propox¡)p¡razol-1-potas¡o (7,27 g, 52,6 mmol) y (4S)-3,3-d¡deuter¡o-2,2-g, 31,6 mmol) en DMSO (45 ml) y se calentaron a 130° 30 vol) y una soluc¡ón de ác¡do cítr¡co 1 M (pH 4-5). Los ron sobre sulfato de sod¡o y se evaporaron. El mater¡al endo con acetato de etilo al 0-40% en heptano segu¡do do se transf¡r¡ó a un matraz de fondo redondo de 100 ml (S)-2-(2,2-d¡met¡l-4-(met¡l-d3)p¡rrol¡d¡n-1-¡l-3,3-d2)-N-((3-pox¡)-1H-p¡razol-1-¡l)n¡cot¡nam¡da (2,6 g, 42%). Es I-Ms ¡ón: 20,2 m¡nutos (ejecuc¡ón de 35 m¡n).
l-6-[3-(3,3,3-trifluoropropoxi)pirazoM-M]-2-[(4S)-2,2,4-11)

Paso 1: 3-(3,3,3-trifluoropropoxi)pirazol-1-carboxilat terc-butilo

Se comb¡naron 3-h¡drox¡p¡razol-1-carbox¡lato (aprox¡madamente 1,320 g, 11,57 mmol) y tr¡fen¡lfosf¡n (20,40 ml) y la reacc¡ón se enfr¡ó en un baño de h¡elo.
2,441 ml, 12,40 mmol) gota a gota y la reacc¡ón se dejó evaporó y el mater¡al resultante se repart¡ó entre ace extractos orgán¡cos se separaron, se lavaron con s evaporaron. El mater¡al bruto se pur¡f¡có med¡ante cro 30% en hexanos para dar 3-(3,3,3-tr¡fluoropropox¡)p¡ra 280.1035, encontrado 281.1 (M+1) ; T¡empo de retenc¡
Paso 2: 3-(3,3,3-trifluoropropoxi)-1H-pirazol
c-butílo (2,03 g, 11,02 mmol), 3,3,3-tr¡fluoropropan-1-ol ox¡madamente 3,189 g, 2,817 ml, 12,16 mmol) en THF mezcla se le añad¡ó DIAD (aprox¡madamente 2,507 g, ntar a temperatura amb¡ente durante 16 h. La mezcla se e et¡lo (50 ml) e h¡dróx¡do de sod¡o 1 N (50 ml). Los ra (30 ml), se secaron sobre sulfato de sod¡o y se rafía en gel de síl¡ce eluyendo con acetato de et¡lo al 0-carbox¡lato de terc-but¡lo (2,0 g 65%) ESI-MS m/z calc. ,62 m¡nutos.

Se disolvieron 3-(3,3,3-trifluoropropoxi)pirazol (aproximadamente 8,138 g, 5,499 ml, 71,37 mmol) en d evaporó hasta un sólido. El sólido se repartió entre acet Los orgánicos se separaron, se lavaron con salmuera y para dar 3-(3,3,3-trifluoropropoxi)-1H-pirazol (1,24 g, 9 Tiempo de retención: 0,37 minutos.
Paso 3: 2-doro-6-[3-(3,3,3-trifluoropropoxi)pirazoMrboxilato de terc-butilo (2,0 g, 7,137 mmol) y TFA metano (20,00 ml) y se agitaron durante 2 h y luego se etilo y una solución saturada de bicarbonato de sodio. caron sobre sulfato de sodio. Los orgánicos se secaron SI-MS m/z calc. 180.05104, encontrado 180.9 (M+1)+;
ma-3-carboxNato de terc-butilo

Se combinaron 2,6-dicloropiridina-3-carboxilat (3,3,3-trifluoropropoxi)-1H-pirazol (1,04 g, 5,774 mmol) mmol) (recién molido) en DMSO anhidro (28,66 ml).
129,6 mg, 1,155 mmol) y la mezcla se agitó a temperat la reacción se diluyó con agua (20 ml) y se agitó durant El sólido se disolvió en diclorometano y se eliminó la p sobre sulfato de sodio y se evaporaron para dar 2-clor de terc-butilo (1,81 g, 80%) eSi-MS m/z calc. 391.09 minutos.
Paso 4: ácido 2-doro-6-[3-[(1R,2S,4S)-norboman-2-N erc-butilo (aproximadamente 1,433 g, 5,774 mmol), 3-bonato de potasio (aproximadamente 957,6 mg, 6,929 ñadió 1,4-diazabiciclo[2.2.2]octano (aproximadamente mbiente bajo nitrógeno durante 16 horas. La mezcla de min. El sólido resultante se recogió y se lavó con agua. a cantidad de capa acuosa. Los orgánicos se secaron -(3,3,3-trifluoropropoxi)pirazol-1-il] piridina-3-carboxilato encontrado 392.2 (M+1)+; Tiempo de retención: 0,84
irazoM-M]piridma-3-carboxflico

Se combinaron 2-cloro-6-[3-(3,3,3-trifluoropro 4,620 mmol) y TFA (3,6 ml, 47 mmol) en cloruro de meti se evaporó hasta la sequedad y el sólido resultan adicionalmente para dar ácido 2-cloro-6-[3-(3,3,3-trifl ESI-MS m/z calculado 335.02844, encontrado 336.0 (M
Paso 5: 2-doro-N-(1,3-dimetNpirazol-4-N carboxamida
irazol-1-il]piridina-3-carboxilato de terc-butilo (1,81 g, (18 ml) y se calentaron a 40° C durante 3 h. La reacción volvió a evaporar en hexanos. El sólido se secó opoxi)pirazol-1-il]piridina-3-carboxílico (1,55 g, 100%) Tiempo de retención: 0,61 minutos.
ml-6-[3-(3,3,3-trifluoropropoxi)pirazoM-N]piridma-3-

Paso 1: formación de sulfonamidas
Se disolvió cloruro de 1,3-dimetilpirazol-4-sulfonilo ( metanol (aproximadamente 298,0 pl de 7 M, 2,086 mezcla se evaporó hasta la sequedad y se volvió a imadamente 97,42 mg, 0,5005 mmol) en amoniaco en y se agitó a temperatura ambiente durante 30 min. La rar en diclorometano. Los sólidos se disolvieron en THF
(1 ml) y se añadió DBU (aproximadamente 211,6 m 30 min para liberar cualquier amoniaco restante de l Paso 2:
Se combinaron ácido 2-cloro-6-[3-(3,3,3-trifluoropro y carbonil diimidazol (aproximadamente 85,36 mg, 0 este punto, la mezcla se añadió a la mezcla de s 211,6 mg, 207,9 pl, 1,390 mmol) y la reacción se reacción se diluyó con acetato de etilo y se lavó con orgánicos se separaron, se secaron sobre sulfato de 4-il)sulfonil-6-[3-(3,3,3-trifluoropropoxi)pirazol-1-il]piri 492.05945, encontrado 493.1 (m 1)+; Tiempo de ret
Paso 6: N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-t 1-il]piridina-3-carboxamida
,9 pl, 1,390 mmol). La mezcla se agitó a 70°C durante ción.
irazol-1-il]piridina-3-carboxílico (140 mg, 0,4171 mmol) mmol) en THF (1,250 ml) y se agitaron durante 2 h. En midas del paso 1. Se añadió DBU (aproximadamente urante 30 min adicionales a temperatura ambiente. La solución de ácido cítrico 1 M, seguido de salmuera. Los y se evaporaron para dar 2-cloro-N-(1,3-dimetilpirazol--carboxamida (196 mg, 95%) ESI-MS m/z calc. n: 0,61 minutos.
ropropoxi)pirazol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-

Se combinaron 2-cloro-N-metilsulfonil (aproximadamente 100 mg, 0,2 mmol), (4S)-2,2,4-trim 0,60 mmol) y carbonato de potasio (aproximadamente 130° C durante 16 h. La reacción se diluyó con agua decantó el líquido acuoso. El sólido se disolvió en acet luego con salmuera. Los orgánicos se secaron sobre s mediante cromatografía en gel de sílice eluyendo dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-trifluoropropoxi)pira carboxamida (29 mg, 25%) ESI-MS m/z calc. 569.20, e 1H NMR (400 MHz, DMSO-d6) 612.36 (s, 1H), 8.37 (s, J=8.2 Hz, 1H), 6.15 (d, J=2.7 Hz, 1H), 4.44 (t, J=5.9 H (m, 1H), 2.46-2.37 (m, 1H), 2.32 (s, 3H), 2.26-2.10 (m, 1.42 (t, J=12.2 Hz, 1H), 0.81 (d, J=6.3 Hz, 3H).
Síntesis de N-(1,5-dimetNpirazol-4-N)su trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu
Paso 1: 2-doro-N-(1,5-dimetMpirazol-4-M carboxamida
3,3,3-trifluoropropoxi)pirazol-1-il]piridina-3-carboxamida rolidina (sal de clorhidrato) (aproximadamente 91 mg, mg, 1,0 mmol) en DMSO (500,0 pl) y se calentaron a l) y se agitó durante 20 min. Se formó un sólido y se etilo y se lavó con una solución de ácido cítrico 1 M y de sodio y se evaporaron. El material bruto se purificó etanol al 0-10% en diclorometano para dar N-(1,3-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-ado 570.3 (M+1)+; Tiempo de retención: 1,89 minutos.
8.22 (d, J=2.8 Hz, 1H), 7.74 (d, J=8.2 Hz, 1H), 6.92 (d, , 3.81 (s, 3H), 2.83 (qt, J=11.5, 5.9 Hz, 2H), 2.59-2.53 1.88 (dd, J=11.9, 5.5 Hz, 1H), 1.55 (d, J=11.1 Hz, 6H),
6-[3-(3,3,3-trifluoropropoxi)pirazoM-M]-2-[(4S)-2,2,4-12)
ml-6-[3-(3,3,3-trifluoropropoxi)pirazoM-M]piridma-3-

Se combinaron ácido 2-cloro-6-[3-(3,3,3-triflu mmol) y carbonil diimidazol (aproximadamente 92,07 m En este punto, se añadió 1,5-dimetilpirazol-4-sulfonam DBU (aproximadamente 228,4 mg, 224,4 pl, 1,500 m temperatura ambiente. La reacción se diluyó con acet seguido de salmuera. Los orgánicos se separaron, se cloro-N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-trifluor ESI-MS m/z calc. 492.05945, encontrado 493.1 (M+1)+;
Paso 2: N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-t 1-il]pyridina-3-carboxamida
poxi)pirazol-1-il]piridina-3-carboxílico (151 mg, 0,4499 78 mmol) en t Hf (1,348 ml) y se agitaron durante 2 h. proximadamente 78,83 mg, 0,4499 mmol) seguido de la reacción se agitó durante 30 minutos adicionales a etilo y se lavó con una solución de ácido cítrico 1 M, on sobre sulfato de sodio y se evaporaron para dar 2-xi)pirazol-1-il]piridina-3-carboxamida (216 mg, 97%) po de retención: 0,61 minutos.
ropropoxi)pirazol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-

Se combinaron 2-cloro-N-(1,5-dimetilpiraz carboxamida (aproximadamente 100 mg, 0,2
(aproximadamente 91 mg, 0,60 mmol) y carbonato d (500,0 |jl) y se calentaron a 130° C durante 16 h. La rea formó un sólido y se decantó el líquido acuoso. El sólid ácido cítrico 1 M y luego con salmuera. Los orgánicos s bruto se purificó mediante cromatografía en gel de sílic N-(1,5-dimetilpirazol-4-il)sulfonil-6-[3-(3,3,3-trifluoroprop carboxamida (51 mg, 44%) ESI-MS m/z calc. 569.20, e 1H NMR (400 MHz, DMSO-d6) 812.36 (s, 1H), 8.37 (s, J=8.2 Hz, 1H), 6.15 (d, J=2.7 Hz, 1H), 4.44 (t, J=5.9 H (m, 1H), 2.46-2.37 (m, 1H), 2.32 (s, 3H), 2.26-2.10 (m, 1.42 (t, J=12.2 Hz, 1H), 0.81 (d, J=6.3 Hz, 3H).
Síntesis de 6-[3-(dicidopropNmetoxi) trimetilpirrolidin-1-ilo]piridina-3-carboxamida (Comp l)sulfonil-6-[3-(3,3,3-trifluoropropoxi)pirazol-1-il]piridina-3-l), (4S)-2,2,4-trimetilpirrolidina (sal de clorhidrato) tasio (aproximadamente 141 mg, 1,0 mmol) en DMSO se diluyó con agua (3 ml) y se agitó durante 20 min. Se disolvió en acetato de etilo y se lavó con una solución de aron sobre sulfato de sodio y se evaporaron. El material yendo con metanol al 0-10% en diclorometano para dar irazol-1-il]-2-[(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-rado 570.3 (M+1)+; Tiempo de retención: 1,89 minutos. , 8.22 (d, J=2.8 Hz, 1H), 7.74 (d, J=8.2 Hz, 1H), 6.92 (d, ), 3.81 (s, 3H), 2.83 (qt, J=11.5, 5.9 Hz, 2H), 2.59-2.53 1.88 (dd, J=11.9, 5.5 Hz, 1H), 1.55 (d, J=11.1 Hz, 6H),
oM-N]-N-(1,3-dimetNpirazol-4-N)sulfoml-2-[(4S)-2,2,4-o 48)

Paso 1: 3-(diciclopropilmetoxi)pirazol-1-carboxilato rc-butilo

Se disolvieron diciclopropilmetanol (aproximad de terc-butilo (700 mg, 3,800 mmol) y PPh3 (aproxi enfriaron a 0° C en un baño de hielo. Se añadió gota te 468,9 mg, 4,180 mmol), 3-hidroxipirazol-1-carboxilato mente 1,296 g, 4,940 mmol) en THF (19,00 ml) y se con una jeringuilla DIAD (aproximadamente 998,9 mg,
956,8 |jl, 4,940 mmol) y la mezcla de la reacción
transcurso de una hora, y luego se agitó 16 horas a tem presión reducida. Después, el aceite restante se disolvi 1N. La capa acuosa se extrajo adicionalmente con acet con salmuera, se secaron sobre sulfato de sodio y se cromatografía en gel de sílice, empleando un gradiente contenían el producto deseado se combinaron y conce terc-butilo (483 mg, 46%). ESI-MS m/z calc. 278.16 minutos.
1H NMR (400 MHz, DMF) 6 8.02 (dd, J=3.1, 0.9 Hz, 1 1.53 (d, J=1.0 Hz, 9H), 1.23-1.04 (m, 2H), 0.59-0.27 (m,
Paso 2: 3-(diciclopropilmetoxi)-1H-pirazol
jó calentar lentamente a temperatura ambiente en el ura ambiente y 2 horas a 60° C. El solvente se eliminó a 60 ml de acetato de etilo y se lavó con 50 ml de NaOH etilo (2 x 40 ml) y los orgánicos combinados se lavaron entraron. Luego, el material bruto se purificó mediante cetato de etilo al 0-40% en hexanos. Las fracciones que n para dar 3-(diciclopropilmetoxi)pirazol-1-carboxilato de encontrado 279.3 (M+1)+; Tiempo de retención: 2,11
07 (dd, J=3.1, 0.9 Hz, 1H), 3.80 (td, J=7.8, 1.0 Hz, 1H),

A 3-(diciclopropilmetoxi)pirazol-1-carboxilato (5,875 ml) se le añadió carbonato de sodio (537 mg, calentó a 90° C durante 16 horas en un vial con tapón ambiente y se diluyó con agua (50 ml) y acetato de e acuosa se extrajo 2 x 25 ml de acetato de etilo. Los e secaron sobre sulfato de sodio, luego se concentraron sin purificación adicional. 3-(diciclopropilmetoxi)-1H-pira 179.1 (M+1)+; Tiempo de retención: 1,32 minutos.
Paso 3: 2-cloro-6-[3-(diciclopropMmetoxi)pirazoM-M] rc-butilo (470 mg, 1,689 mmol) en 1,2-dimetoxietano mmol) en agua (2,5 ml) y la mezcla de la reacción se osca. La mezcla de la reacción se enfrió a temperatura 0 ml). Se separaron los extractos orgánicos y la capa s orgánicos combinados se lavaron con salmuera y se dar un aceite incoloro, que se usó en el paso siguiente 30 mg, 76%) ESI -MS m/z calc. 178.11061, encontrado
ma-3-carboxMato de etilo

Se cargó un matraz de fondo redondo bajo ni mmol), 2,6-dicloropiridina-3-carboxilato de etilo (280 m en un mortero) y DMF anhidro (2,100 ml). Se añad temperatura ambiente bajo nitrógeno durante 16 horas. ml) y agua (50 ml) y se separaron las dos fases. La fa 30 ml) y los extractos combinados se lavaron con salm se eliminó el solvente a presión reducida. El material usando un gradiente de acetato de etilo al 0-30% en h se eliminaron a presión reducida para proporcionar il]piridina-3-carboxilato de etilo (210 mg, 46%). ESI-M retención: 0,82 minutos.
1H NMR (400 MHz, DMSO) 6 8.48-8.31 (m, 2H), 7.69 2H), 3.88 (t, J=7.9 Hz, 1H), 1.33 (t, J=7.1 Hz, 3H), 1.27-
Paso 4: Ácido 2-cloro-6-[3-(diciclopropilmetoxi)piraz o con 3-(diciclopropilmetoxi)-1H-pirazol (226 mg, 1,268 72 mmol), K2CO3 (264 mg, 1,910 mmol) (recién molido BCO ( 2 6 mg, 0,2318 mmol) y la mezcla se agitó a ezcla de la reacción se diluyó con acetato de etilo (50 uosa se extrajo adicionalmente con acetato de etilo (2 x y se secaron sobre sulfato de sodio, después de lo cual ometió a cromatografía ultrarrápida sobre gel de sílice os. Las fracciones puras se combinaron y los solventes ólido blanco; 2-cloro-6-[3-(diciclopropilmetoxi)pirazol-1-calc. 361.11932, encontrado 362.3 (M+1)+; Tiempo de 8.5 Hz, 1H), 6.19 (d, J=2.9 Hz, 1H), 4.34 (q, J=7.1 Hz, (m, 2H), 0.60-0.35 (m, 8 H).
il]piridina-3-carboxílico

A una solución de 2-doro-6-[3-(dicidopropil mmol) en THF (35,00 ml) y MeOH (15,00 ml) se le aña La mezcla se agitó a temperatura ambiente durante (aproximadamente 27,64 ml de 1 M, 27,64 mmol) y l separó y la fase orgánica se lavó con 75 ml de salmuer producto era un sólido blanquecino usado sin purificaci il]piridina-3-carboxílico (4,5 g, 98%). ESI-MS m/z calc.
1,81 minutos.
1H NMR (400 MHz, DMSO-d6) 8 13.60 (s, 1H), 8.41-8 3.88 (t, J=7.9 Hz, 1H), 1.29-1.12 (m, 2H), 0.59-0.38 (m,
Paso 5: 2-cloro-6-[3-(diciclopropilmeto carboxamida
)pirazol-1-il]piridina-3-carboxilato de etilo (5 g, 13,82 aOH (aproximadamente 13,82 ml de 2 M, 27,64 mmol). n. La mezcla se acidificó con la adición lenta de HCl cla se extrajo con EtOAc (125 ml). La fase acuosa se secó sobre MgSO4, se filtró y se concentró al vacío. El icional. Ácido 2-cloro-6-[3-(diciclopropilmetoxi)pirazol-1-088, encontrado 334.0 (M+1) ; Tiempo de retención:
, 2H), 7.67 (d, J=8.4 Hz, 1H), 6.18 (d, J=2.9 Hz, 1H),
zol-1-il]-N-(1,3--dimetilpirazol-4-il)sulfonil-piridina-3-
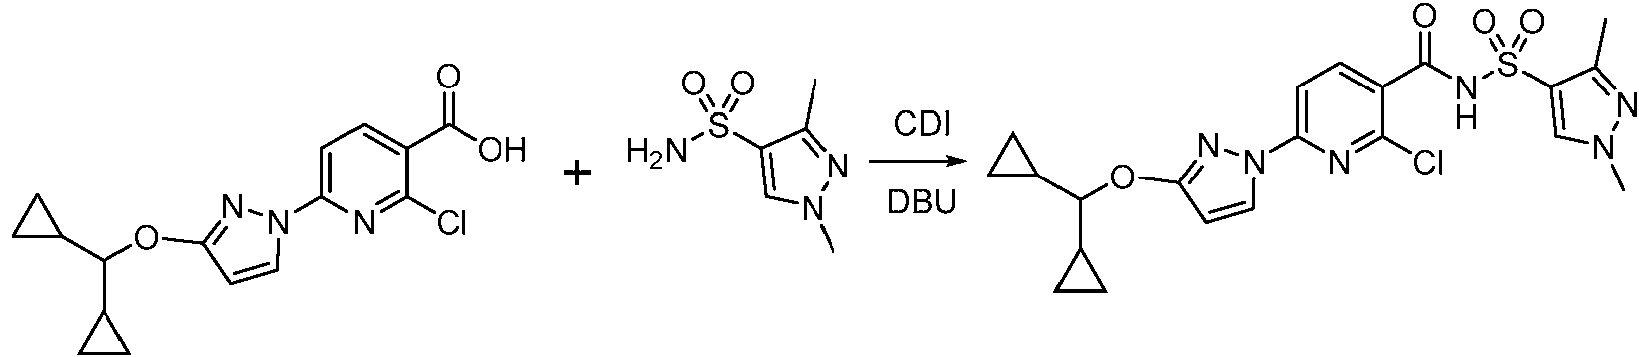
A ácido 2-cloro-6-[3-(diciclopropilmetoxi)pirazol se le añadió lentamente cDl (2,4 g, 15 mmol). La mezcl activado se le añadió 1,3-dimetilpirazol-4-sulfonamida ( mmol) y la mezcla se agitó a temperatura ambiente lentamente ácido cítrico (10,4 g, 54,1 mmol) en agua orgánica se lavó con salmuera, se secó sobre sulfato bruto se cromatografió en una columna de gel de síli para dar 2-cloro-6-[3-(diciclopropilmetoxi)pirazol-1-il]-N 80%). ESI-MS m/z calc. 490.119, encontrado 491.1 (M+ 1H NMR (400 MHz, DMSO-d6) 8 12.71 (s, 1H), 8.52-8 6.16 (d, J=2.9 Hz, 1H), 3.87 (t, J=8.0 Hz, 1H), 3.84 (s, 3
Paso 6: 6-[3-(diciclopropilmetoxi)pirazol-1-il]-N-il]piridina-3-carboxamida
iridina-3-carboxílico (4,5 g, 13,48 mmol) en THF (45 ml) gitó a temperatura ambiente durante una hora. Al éster 14,84 mmol) en porciones seguido de DBU (2,4 ml, 16 te una hora. A la mezcla de la reacción se le añadió l). La mezcla se extrajo con EtOAc (120 ml) y la fase agnesio, se filtró y se concentró al vacío. El producto O de 120 g eluyendo con 0-100% de EtOAc/hexanos imetilpirazol-4-il)sulfonil-piridina-3-carboxamida (5,3 g, iempo de retención: 2,57 minutos.
, 2H), 8.07 (d, J=8.4 Hz, 1H), 7.63 (d, J=8.3 Hz, 1H), 5 (s, 3H), 1.26-1.14 (m, 2H), 0.55-0.40 (m, 8H).
imetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1-
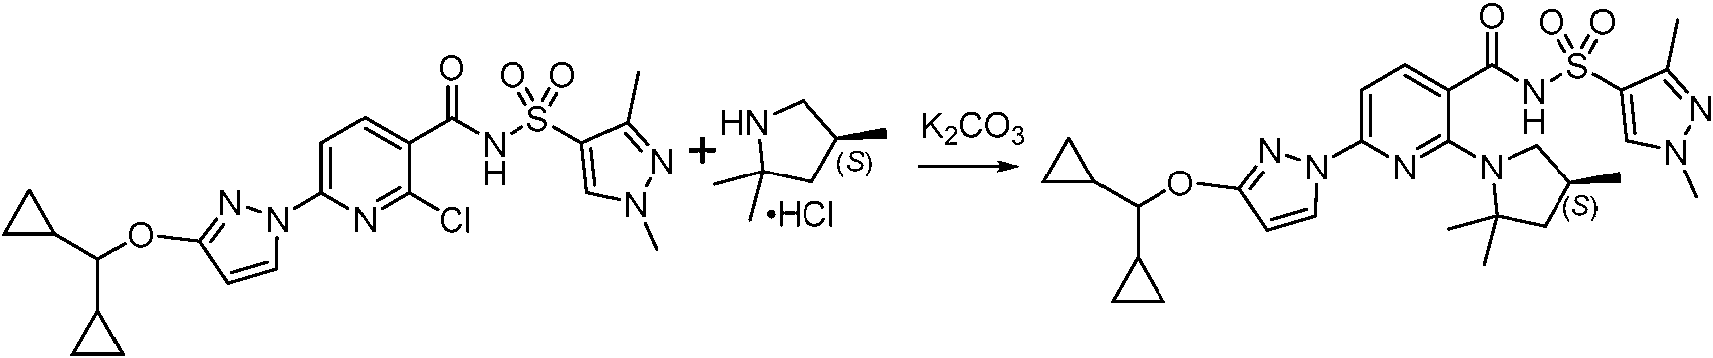
A una solución de 2-cloro-6-[3-(diciclopropil carboxamida (5,2 g, 10,59 mmol) y (4S)-2,2,4-trimetilpir ml) y 1,2-dietoxietano (5 ml) se le añadió carbonato de durante 20 horas. La suspensión de la reacción se e solución rápidamente agitada de HCl (18 ml de 6 M, lechada blanquecina. El precipitado se recogió y se l durante una hora. El sólido se disolvió en 150 ml de Et i)pirazol-1-il]-N-(1,3-dimetilpirazol-4-il)sulfonil-piridina-3-a (sal de clorhidrato) (3,65 g, 24,39 mmol) en NMP (25 io (7,32 g, 53,0 mmol). La lechada se calentó a 130° C temperatura ambiente y se añadió lentamente a una mmol) en agua helada (150 ml) proporcionando una s veces con 10 ml de agua. El sólido se secó al aire se lavó con 100 ml de HCl 1 M y 100 ml de salmuera.
La fase orgánica se secó sobre sulfato de magnesio, blanquecino. El sólido se disolvió en 20 ml de acetonitri de 415 g eluyendo con 5-100% de acetonitrilo/agua. L vacío. El producto se volvió a cromatografiar en una col EtOAc/hexanos. Se recogieron las fracciones pura blanquecino. El sólido se secó al vacío a 45° C durante (1,3-dimetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-trimetilpirroli calc. 567.26276, encontrado 567.0 (M+1)+;Tiempo de r 1H NMR (400 MHz, DMSO-d6) 812.34 (s, 1H), 8.37 (s, J=8.2 Hz, 1H), 6.08 (d, J=2.7 Hz, 1H), 3.84 (t, J=7.8 Hz, 1H), 2.32 (s, 3H), 2.18 (dq, J=11.5, 6.1 Hz, 1H), 1.87 J=12.1 Hz, 1H), 1.18 (dtd, J=12.9, 8.0, 5.1 Hz, 2H), 0.81
Síntesis de 6-[3-(3-bicido[1.1.1]pentaMmetoxi)p trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu ltró, y se concentró al vacío proporcionando un sólido e cromatografió en una columna de fase inversa ISCO ciones de producto se recogieron y se concentraron al de gel de sílice ISCO de 80 g eluyendo con 0-100% de se concentraron al vacío proporcionando un sólido o horas para dar 6-[3-(diciclopropilmetoxi)pirazol-1-il]-N-il]piridina-3-carboxamida (4,1 g, 68%). ESI-MS m/z ón: 3,06 minutos.
8.16 (d, J=2.8 Hz, 1H), 7.72 (d, J=8.2 Hz, 1H), 6.84 (d, 3.80 (s, 3H), 2.55 (d, J=10.5 Hz, 1H), 2.41 (t, J=8.6 Hz, J=11.9, 5.6 Hz, 1H), 1.54 (d, J=10.8 Hz, 6H), 1.41 (t, =6.2 Hz, 3H), 0.56-0.38 (m, 8H).
M-N]-N-(1,5-dimetMpirazol-4-N)sulfoml-2-[(4S)-2,2,4-23)

Paso 1: 3-(3-biciclo[1.1.1]pentailmetoxi)pirazol-1-car ato de terc-butilo

Se enfrió una solución de 3-biciclo[1.1.1]pent de terc-butilo (0,42 g, 2,3 mmol) y trifenilfosfina (0,66 g, lentamente N-isopropoxicarboniliminocarbamato de is calentara lentamente a temperatura ambiente y se agitó bicarbonato de sodio acuoso saturado, se secó sobre mediante cromatografía en gel de sílice con ac biciclo[1.1.1]pentailmetoxi)pirazol-1-carboxilato de terc-264.15, encontrado 265.2 (M+1)+; Tiempo de retención:
Paso 2: 3-({biciclo[1.1.1]pentan-1-il}metoxi)-1H-piraz tanol (0,23 g, 2,3 mmol), 3-hidroxipirazol-1-carboxilato mmol) en THF (12 ml) en un baño de hielo y se añadió ilo (0,49 ml, 2,5 mmol). Se dejó que la reacción se nte tres días. Se diluyó con acetato de etilo, se lavó con de sodio y se evaporó al vacío. El residuo se purificó de etilo al 0-40% en hexanos para dar 3-(3-como un aceite incoloro (0,40 g, 66%) ESI-MS m/z calc. minutos.

Se agitó una solución de 3-(3-biciclo[1.1.1]pe mmol) y ácido trifluoroacético (583 pl, 7,57 mmol) en eliminaron al vacío y el residuo se basificó con bicarb etilo. Los extractos combinados se secaron sobre sulfat etoxi)pirazol-1-carboxilato de terc-butilo (0,40 g, 1,513 ometano (3 ml) durante cuatro horas. Los volátiles se de sodio acuoso saturado y se extrajo con acetato de sodio y se evaporaron para dar 3-({biciclo[1.1.1]pentan-1-il} metoxi)-1H-pirazol como un aceite incoloro (0,23 Tiempo de retención: 0,45 minutos.
Paso 3: 6-[3-(3-biciclo[1.1.1]pentailmetoxi)pirazol-1) ESI-MS m/z calc. 164.09, encontrado 165.1 (M+1)+;
loro-piridma-3-carboxilato de terc-butilo

Se agitó una mezcla de 3-(3-biciclo[1.1.1]pent carboxilato de terc-butilo (0,35 g, 1,4 mmol), carbonato (32 mg, 0,29 mmol) en DMSO (7 ml) a temperatura am extrajo con acetato de etilo. Los extractos combinados sodio y se evaporaron. El residuo se purificó media diclorometano para dar 6-[3-(3-biciclo[1.1.1]pentailm (0,45 g, 85%) ESI-MS m/z calc. 375.13, encontrado 376
Paso 4: ácido 6-[3-(3-bicido[1.1.1]pentailmetoxi)pira oxi)-1H-pirazol (0,23 g, 1,4 mmol), 2,6-dicloropiridina-3-tasio (0,23 g, 1,7 mmol) y 1,4-diazabiciclo[2.2.2]octano durante 16 horas. La reacción se diluyó con agua y se aron con salmuera y agua, se secaron sobre sulfato de matografía en gel de sílice con metanol al 0-5% en irazol-1-il]-2-cloro-piridina-3-carboxilato de terc-butilo 1)+; Tiempo de retención: 0,93 minutos.
il]-2-cloro-piridina-3-carboxílico
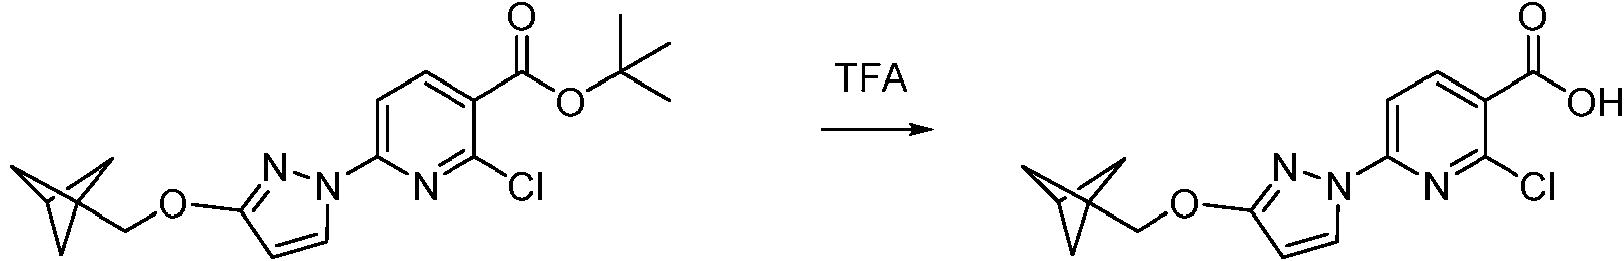
Se agitó una solución de 6-[3-(3-biciclo[1.1.1]p butilo (0,45 g, 1,2 mmol) y ácido trifluoroacético (0,95 solvente se evaporó y el residuo se recogió en ac biciclo[1.1.1]pentailmetoxi)pirazol-1-il]-2-cloro-piridina-3-m/z calc. 319.07, encontrado 320.1 (M+1)+; Tiempo d 8.50-8.34 (m, 2H), 7.72 (d, J=8.4 Hz, 1H), 6.21 (d, J=2.
Paso 5: 6-[3-(3-biciclo[1.1.1]pentailmetoxi)pi carboxamida
etoxi)pirazol-1-il]-2-cloro-piridina-3-carboxilato de tercmmol) en diclorometano (6 ml) durante cuatro horas. El rilo. El solvente se evaporó para dar ácido 6-[3-(3-xílico como un sólido incoloro (0,38 g, 100%) ESI-MS nción: 0,69 minutos. 1H NMR (400 MHz, DMSO-d6) 6 H), 4.19 (s, 2H), 2.54 (s, 1H), 1.81 (s, 6H).
1-il]-2-doro-N-(1,5-dimetlrazol-4-il)sulfonl-piridina-3-

Se agitó una solución de ácido 6-[3-(3-biciclo[ (0,12 g, 0,3753 mmol) y carbonil diimidazol (aproxim minutos y se añadió 1,5-dimetilpirazol-4-sulfon diazabiciclo[5.4.0]undec-7-eno (aproximadamente 68 diluyó con ácido cítrico acuoso 1 M y se extrajo con salmuera, se secaron sobre sulfato de sodio y se evap 2-cloro-N-(1,5)-dimetilpirazol-4-il)sulfonil-piridina-3-carb g, 106%) ESI-MS m/z calc. 476.10, encontrado 477.2 (
Paso 6: 6-[3-(3-Biciclo[1.1.1]pentamlmetoxi) trimetilpirrolidin-1-il]piridina-3-carboxamida
pentanilmetoxi)pirazol-1-il]-2-cloro-piridina-3-carboxílico ente 73 mg, 0,45 mmol) en THF (1,9 ml) durante 30 (aproximadamente 85 mg, 0,49 mmol) y pl, 0,45 mmol). Después de 16 horas, la reacción se to de etilo. Los extractos combinados se lavaron con para dar 6-[3-(3-biciclo[1.1.1]pentailmetoxi)pirazol-1-il]-da bruta que se usó en el paso siguiente tal cual (0,19 Tiempo de retención: 0,68 minutos.
M-il]-N-(1,5-dimetilpirazol-4-il)sulfoml-2-[(4S)-2,2,4-

Se agitó una mezcla de 6-[3-(3-bicido[1. il)sulfonil-piridina-3-carboxamida (aproximadamente 0 clorhidrato) (aproximadamente 160 mg, 1,1 mmol) y ca DMSO (1,9 ml) a 130° C durante 16 horas. La reacció (30%-99% de acetonitrilo/agua (HCl 5 mM)) para dimetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-trimetilpirrolidin-1 553.25, encontrado 554.5 (m 1)+; Tiempo de retenció J=2.7 Hz, 1H), 7.78 (s, 1H), 7.72 (d, J=8.2 Hz, 1H), 6.8 (s, 3H), 2.62-2.52 (m, 5H), 2.40 (t, J=8.6 Hz, 1H), 2.27-2 (d, J=15.0 Hz, 6H), 1.43 (t, J=12.1 Hz, 1H), 0.80 (d, J=6.
Síntesis de N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-( trimetilpirrolidin-1-il]piridina-3-carboxamida (Compu ntanilmetoxi)pirazol-1-il]-2-doro-N-(1,5-dimetilpirazol-4-g, 0,38 mmol), (4S)-2,2,4-trimetilpirroMdina (sal de to de potasio (aproximadamente 320 mg, 2,3 mmol) en filtró y se purificó mediante HPLC-MS de fase inversa 6-[3-(3-bicido[1.1.1]pentanilmetoxi)pirazol-1-il]-N-(1,5-idina-3-carboxamida (90 mg, 42%) ESI-MS m/z calc.
11 minutos. 1H NMR (400 MHz, DMSO-d6) 8 8.19 (d, =8.2 Hz, 1H), 6.12 (d, J=2.8 Hz, 1H), 4.15 (s, 2H), 3.78 m, 1H), 1.87 (dd, J=11.9, 5.6 Hz, 1H), 1.80 (s, 6H), 1.55 3H)
iro[2.0.2.1]heptan-7-iletoxi)pirazol-1-il]-2-[(4S)-2,2,4-56)

Paso 1: 1-ciclopropilciclopropanol

A una solución de ciclopropanocarboxilato d isopropóxido de titanio (IV) (55,3 ml, 187,4 mmol). A la l de 1 M, 1,60 mol) durante 2 h. La adición es exotér usando un baño de enfriamiento. La temperatura de mezcla se agitó durante 2 horas adicionales a temperat C usando un baño de acetona/hielo seco y se inactivó l La mezcla de la reacción se enfrió en un baño de hiel ilo (75 g, 749,1 mmol) en éter (450 ml) se le añadió a se le añadió lentamente bromuro de etilmagnesio (1,6 y se controla monitorizando la velocidad de adición y ión se mantuvo entre 21-26°C durante la adición. La mbiente. Después de 2 horas, la mezcla se enfrió a -5° ente con ácido sulfúrico (970 g al 10% p/p, 990 mmol). o/acetona para mantener el recipiente de reacción por
debajo de 0° C durante la inactivación. A medida que av de la adición completa de ácido sulfúrico acuoso, el s durante 1 hora. El precipitado se filtró a través de celi dietílico (900 ml). El filtrado se transfirió a un embud bicarbonato de sodio saturado (1 l) y salmuera (1 l). L sobre celite y el solvente se evaporó al vacío a 100 tor almacenó a -23° C durante la noche y se us ciclopropilciclopropanol (61 g, 83%) contenía ~50% de 1H NMR (400 MHz, Cloroformo-d) 61.32 (tt, J=8.2, 5.1 2H), 0.23-0.14 (m, 2H).
Paso 2: 1-bromo-1-ciclopropil-ciclopropano
la inactivación, se forma un sólido gris/violeta. Después nunca entró en disolución. La mezcla se agitó a 0° C ando una frita media y el precipitado se lavó con éter arador y la fase orgánica se lavó con salmuera (1 l), orgánica se secó sobre sulfato de magnesio, se filtró baño de agua se ajustó a 20° C. El producto bruto se purificación adicional. Se descubrió que el 1-te (THF e iPrOH) y se usó tal cual en el paso siguiente. H), 0.71-0.61 (m, 2H), 0.51-0.43 (m, 2H), 0.43-0.33 (m,

Se enfrió una solución de trifenilfosfina (56,1 solución de bromo (11,0 ml, 214 mmol) en DCM (4 adicionales. Luego, la reacción se enfrió a -30° C y se solución de 1-ciclopropilciclopropanol (20,0 g, 204 mm mantenía la temperatura entre -15°C y -20°C. Después la reacción se calentara gradualmente a rt. El análisis d a 40° C durante la noche. El análisis GCMS mostró inactivó con agua (100 ml). La reacción se agitó durante se lavó sucesivamente con HCl 1 M (102 ml), bicarbon y se concentró (30° C/vacío doméstico ~300 torr) para bruta se destiló instantáneamente (40° C/20 torr) para sólido (Ph3PO y producto) se volvió a calentar y se de combinar todo lo anterior y aclarar con DCM, la con líquido turbio e incoloro. 1H NMR (400 MHz, Cloroform 2H), 0.78-0.66 (m, 2H), 0.67-0.51 (m, 2H), 0.35-0.21 (m,
Paso 3: ciclopropilidenciclopropano
3,9 mmol) en DCM (200 ml) a -10° C. Se añadió una y la reacción se agitó a -10° C durante 15 minutos piridina (3,3 ml, 41 mmol). Se añadió gota a gota una idina (17,3 ml, 214 mmol) y DCM (100 ml) mientras se minutos, se hubo completado la adición y se dejó que MR mostró algo de producto. Se dejó agitar la reacción ducto del 89%. La reacción se enfrió a rt y luego se inutos y luego se separaron las fases. La fase orgánica sodio saturado (50 ml), se secó sobre sulfato de sodio nar la mayor parte del DCM. La mezcla de la reacción rcionar el producto (aproximadamente 50 g). El residuo 50-60°C/20 torr) para proporcionar 60,4 g. Después de ción proporcionó 21,5 g (rendimiento del 65%) de un 5.30 (s, 1H), 1.61 (tt, J=8.2, 5.0 Hz, 1H), 1.07-1.02 (m,
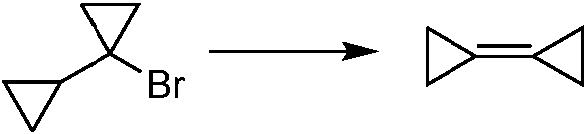
Se agitó una solución de terc-butóxido de po matraz RB de 3 bocas y 250 ml. Se añadió gota a gota reacción se volvió inmediatamente oscura y luego ma temperatura entre 18° C y 22° C usando un baño de a Se retiró el baño de agua helada y se dejó agitar la re mostró que la reacción estaba casi completa. La mezcl bulbo a bulbo. La destilación tuvo lugar de 60° C a 80° receptor para producir 18,2 g (~95% para olefina/tmediante 1H nMr para contener (7,28 gramos de olefin
El destilado se lavó adicionalmente con agua ( separaron con cada lavado. Las capas orgánicas se se para proporcionar 17,30 g (que contenían 7,30 g de p (400 MHz, cloroformo-d) 61,19 (s, 8H). La 1H NMR co butanol.
Paso 4: dispiro[2.0.2.1]heptano-7-carboxilato de etil (16,7 g, 148,8 mmol) en DMSO (100 ml) a RT en un mo-1-ciclopropil-ciclopropano (20,0 g, 124,2 mmol) y la La reacción fue levemente exotérmica (se mantuvo la lada). Después de 10 minutos, se completó la adición. a RT. Después de 90 minutos, el análisis de 1H NMR reacción se destiló al vacío usando una destilación de 40 y 100 torr. El destilado se recogió lentamente en el combinados;) de un líquido incoloro que se analizó to con t-BuOH.
ml). Se añadió DCM (10 ml) y las fases de reacción se sobre sulfato de magnesio, se filtraron y se evaporaron to; 73%) como un líquido incoloro (solución). 1H NMR la presencia de DCM y una pequeña cantidad de terc-

A una solución de ciclopropilidenciclopropano (49,5 g, nitrógeno se le añadió acetato de rodio (II) (4,2 g, 9,50 mmol) en DCM (110 ml) a 0° C bajo una atmósfera de ol). A la mezcla a 0° C se le añadió 2-diazoacetato de
etilo (106,8 ml, 1,016 mol) usando una bomba de jering ml/h). La adición fue continua durante 89 h. La mezcla lavando 3X con 150 ml de DCM. Los materiales volátil amarillo oscuro, que contenía DCM al 20%, (E)-but-2 subproductos. Dispiro[2.0.2.1]heptano-7-carboxilato de (q, J=7.1 Hz, 2H), 2.23 (s, 1H), 1.24 (t, J=7.1 Hz, 3H), 1. Hz, 2H).
Paso 5: dispiro[2.0.2.1]heptan-7-il}metanol
justada a una velocidad de adición de 0,02 ml/min (1,2 reacción bruta se filtró a través de un tapón de sílice, eliminaron al vacío proporcionando un aceite de color ioato de dietilo y (Z)-but-2-enedioato de dietilo como (100 g, 97%), 1H NMR (400 MHz, cloroformo-d) 64.13 93 (m, 4H), 0.90-0.82 (m, 2H), 0.77 (ddd, J=8.2, 5.0, 3.5

A una lechada de LiAlH4 (7,8 g, 200,2 mmol) añadió lentamente dispiro[2.0.2.1]heptano-7-carboxilato un reflujo suave durante la adición y se continuó agita reacción era completa. La reacción se enfrió con un b (8,0 ml, 440 mmol), seguido de hidróxido de sodio (8, lechada de color amarillo claro se filtró sobre celite y se vacío proporcionando 8,87 g de un aceite transparente. (400 MHz, Cloroformo-d) 63.71 (dd, J=6.7, 5.5 Hz, 2H), 4H), 0.72-0.61 (m, 2H), 0.60-0.50 (m, 2H).
Paso 6: 7-(bromometil)dispiro[2.0.2.1]heptano
r dietílico (300 ml) enfriada con un baño de hielo se le tilo (10,77 g, 64,79 mmol). La mezcla se dejó calentar a temperatura ambiente durante 1 hora. Por 1H NMR, la hielo y se inactivó lentamente con la adición de agua e 2 M, 16 mmol) y luego agua (24,0 ml, 1,33 mol). La veces con 150 ml de MTBE. El filtrado se concentró al iro[2.0.2.1]heptan-7-il}metanol (8,87 g, 110%). 1H NMR -1.65 (m, 1H), 1.46 (t, J=5.6 Hz, 1H), 0.87 (q, J=1.9 Hz,

Se equipó un matraz RB de 3 bocas de 1000 embudo de adición, una sonda de temperatura J-Kem una atmósfera de nitrógeno con trifenilfosfina (102,7 solución transparente incolora. Se inició la agitación y el seco en porciones hasta que se obtuvo una temperatur una solución de bromo (22,82 ml, 443,0 mmol) en dic gota a gota durante 1 hora. Se añadió hielo seco en p recipiente a -15° C. Una vez completada la adición, se 15° C durante 15 minutos, momento en el que la suspe una solución de dispiro[2.0.2.1]heptan-7-ilmetanol ( diclorometano (250 ml, 5 ml/g). Luego, se añadió go durante 1,5 horas manteniendo la temperatura del recip amarillo claro transparente resultante se calentase gra luego se continuó agitando a -5° C durante 1 hora. S resultado la formación de un precipitado. La suspe transparente se concentró a presión reducida (tempera amarillo claro. El análisis por 1H NMR indicó que no q determinó mediante la desaparición del doblete del m producto a 3,49 ppm. La mezcla de la reacción se vertió de un precipitado. La suspensión se agitó a temperatur embudo Buchner de frita de vidrio con una capa de 20 reducida (temperatura del baño de agua a 20° C) par presentes. El aceite se diluyó con hexano, se dejó rep filtró a través de un embudo Buchner de frita de vidrio concentró a presión reducida (temperatura de (bromometil)dispiro[2.0.2.1]heptano (70 g, 93%) 1H NM J=7.5 Hz, 1H), 1.06-0.84 (m, 4H), 0.71 (ddd, J=9.1, 5.1 un aceite amarillo trasparente (70 g, 0,374 mol, rendimi
Paso 7: 2-dispiro[2.0.2.1]heptan-7-ilacetonitrilo
on un agitador mecánico, un baño de enfriamiento, un entrada/salida de nitrógeno. El recipiente se cargó en 3,2 mmol) y diclorometano (1 l) que proporcionó una de enfriamiento se cargó con acetona. Se añadió hielo ecipiente de -15° C. El embudo de adición se cargó con etano (220 ml, 10 ml/g) que posteriormente se añadió es durante la adición para mantener la temperatura del nuó agitando la suspensión de color amarillo pálido a -se enfrió a -30° C. El embudo de adición se cargó con 402,6 mmol), piridina (35,82 ml, 442,9 mmol) y gota la solución transparente de color amarillo pálido a -30° C. Se dejó que la mezcla de la reacción de color ente hasta una temperatura del recipiente de -5° C y ó una alícuota, se diluyó con hexano lo que dio como se filtró a través de un tapón de celite. El filtrado el baño de agua a 20° C) para proporcionar un aceite a material de partida. La finalización de la reacción se l de partida a 3,71 ppm y la aparición del doblete del exano (2000 ml) lo que dio como resultado la formación iente durante 30 minutos y luego se filtró a través de un e Celite. El filtrado transparente se concentró a presión porcionar un aceite amarillo con algunos precipitados temperatura ambiente durante 15 minutos y luego se na capa de 20 mm de celite. El filtrado trasparente se de agua a 20° C para proporcionar 7-0 MHz, Cloroformo-d) 63.49 (d, J=7.5 Hz, 2H), 1.90 (t, Hz, 2H), 0.54 (dddd, J=8.6, 4.8, 3.8, 1.0 Hz, 2H). como el 93%).
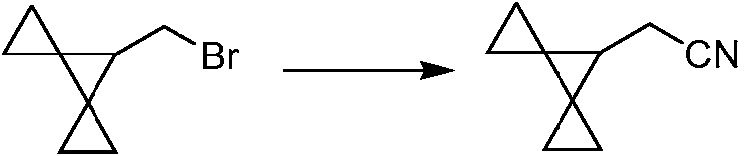
Se equipó un matraz RB de 3 bocas de 1000 como contención secundaria, una sonda de temperatur cargó bajo una atmósfera de nitrógeno con 7-(b dimetilsulfóxido (245 ml) que proporcionó una solución temperatura del recipiente a 19° C. Luego, se cargó añadido como un sólido en una porción que dio como re durante 15 minutos. Después de unos pocos minutos, l continuó agitándose a temperatura ambiente durante reacción oscura se inactivó con una solución saturada transfirió a un embudo de decantación y se repartió c extrajo la fase acuosa residual con éter dietílico (2 x 250 se secó sobre sulfato de sodio (200 g) y luego se filtró a color ámbar trasparente se concentró a presión reducid dispiro[2.0.2.1]heptan-7-ilacetonitrilo (21 g, 84%) 1H NM J=6.6 Hz, 1H), 1.02-0.88 (m, 4H), 0.79-0.70 (m, 2H), trasparente (21 g, 0,158 mol, rendimiento del 84%).
Paso 8: ácido 2-dispiro[2.0.2.1]heptan-7-ilacético
un agitador mecánico, un baño de enfriamiento usado em y una entrada/salida de nitrógeno. El recipiente se metil)dispiro[2.0.2.1]heptano (35 g, 187,1 mmol) y ar transparente. Se inició la agitación y se registró la cipiente con cianuro de sodio (11,46 g, 233,8 mmol) o una solución oscura y una exotermia gradual a 49° C peratura del recipiente comenzó a disminuir y la mezcla oche (aproximadamente 15 horas). La mezcla de la rbonato de sodio enfriada con hielo (500 ml) y luego se ter dietílico (500 ml). Se eliminó la fase orgánica y se La fase orgánica combinada se lavó con agua (500 ml), s de un embudo Buchner de frita de vidrio. El filtrado de peratura del baño de agua 20° C) para proporcionar 2-0 MHz, Cloroformo-d) 62.42 (d, J=6.6 Hz, 2H), 1.69 (t, -0.55 (m, 2H) como un aceite de color ámbar oscuro

Se equipó un matraz RB de 3 bocas de 500 sonda/controlador de temperatura J-Kem, un condens nitrógeno. El recipiente se cargó posteriormente en ilacetonitrilo (105 g, 788,3 mmol) y alcohol etílico (1,05 l la agitación y se registró la temperatura del recipiente (525,5 ml de 6 M, 3,153 mol) añadido en una porción. L a una temperatura del recipiente de 70° C y se man temperatura ambiente, la mezcla de la reacción se conc se diluyó con agua (500 ml) y luego se transfirió a un e Se eliminó la fase orgánica y se extrajo la fase acuosa r y el pH se ajustó a pH ~1 con una solución 6 Molar de de decantación y se repartió con éter dietílico (500 m residual con éter dietílico (2 x 250 ml). La fase orgánica filtró a través de un embudo Buchner de frita de vidrio. proporcionar el producto deseado ácido 2-dispiro[2.0 Cloroformo-d) 62.44 (d, J=6.9 Hz, 2H), 1.67 (d, J=13.8 5.2, 3.9 Hz, 2H), 0.68 (ddd, J=8.9, 5.2, 3.9 Hz, 2H), 0.5 de rendimiento) de un aceite de color ámbar trasparente
Paso 9: 2-dispiro[2.0.2.1]heptan-7-iletanol
on un agitador mecánico, una manta calefactora, una de reflujo enfriado por agua y una entrada/salida de tmósfera de nitrógeno con 2-dispiro[2.0.2.1]heptan-7-proporcionó una solución ámbar transparente. Se inició C. Luego, el recipiente se cargó con hidróxido de sodio ución de color ámbar transparente resultante se calentó la condición durante 24 horas. Después de enfriar a para eliminar el alcohol etílico. La fase acuosa residual de decantación y se repartió con éter dietílico (250 ml). al con éter dietílico (250 ml). La fase acuosa se eliminó a solución acuosa resultante se transfirió a un embudo eliminó la fase orgánica y se extrajo la fase acuosa inada se secó sobre sulfato de sodio (250 g) y luego se ado transparente se concentró a presión reducida para eptan-7-ilacético (103 g, 86%) 1H NMR (400 MHz, H), 0.91 (ddd, J=9.0, 5.2, 3.9 Hz, 2H), 0.81 (ddd, J=8.9, d, J=8.9, 5.0, 3.9, 0.9 Hz, 2H). (103 g, 0,676 mol, 86% solidificó al reposar.

Se equipó un matraz RB de 3 bocas de 1000 embudo de adición, una sonda de temperatura J-Kem y una atmósfera de nitrógeno con hidruro de litio y alumi una atmósfera de nitrógeno con tetrahidrofurano (200 recipiente a 20° C. Se dejó agitar la mezcla a temp disolvieran los gránulos. La temperatura del recipiente d cargó el baño de enfriamiento con hielo triturado/agua adición se cargó con una solución de ácido 2-tetrahidrofurano (60 ml, 3 ml/g) y se añadió gota a got on un agitador mecánico, un baño de enfriamiento, un entrada/salida de nitrógeno. El recipiente se cargó bajo ,483 g, 170,8 mmol). Luego, se cargó el recipiente bajo Se inició la agitación y se registró la temperatura del ra ambiente durante 0,5 horas para permitir que se uspensión gris resultante se registró a 24° C. Luego, se ajó la temperatura del recipiente a 0° C. El embudo de o[2.0.2.1]heptan-7-ilacético (20 g, 131,4 mmol) en solución de color ámbar pálido transparente durante 1
hora. Una vez completada la adición, se registró la te grisáceo resultante a 5° C. Se dejó que la mezcla se agitando a RT durante 24 horas. La suspensión se enfri y luego se inactivó mediante la adición gota a gota hidróxido de sodio al 15% en peso (6,483 ml) y luego fi de la suspensión blanca resultante se registró a 5°
minutos y luego se filtró a través de un embudo Buchn de filtrado se lavó por desplazamiento con tetrahidrofur 15 minutos. El filtrado se secó sobre sulfato de sodio (2 de vidrio. El filtrado se concentró a presión reducida 92%) 1H NMR (400 MHz, Cloroformo-d) 63.63 (t, J=6.8 0.73 (m, 4H), 0.65 (ddd, J=8.0, 4.8, 3.5 Hz, 2H), 0.57-0. La NMR de protones indica el 5% en peso de tetrahidrof
Paso 10: 3-(2-dispiro[2.0.2.1]heptan-7-iletoxi)pirazoleratura del recipiente de la suspensión de color marrón entara lentamente a temperatura ambiente y se continuó 0° C con un baño de enfriamiento de hielo triturado/agua lenta de agua (6,483 ml), seguido de una solución de mente con agua (19,45 ml). La temperatura del recipiente a suspensión se continuó agitando a ~5° C durante 30 e frita de vidrio con una capa de 20 mm de celite. La torta (2 x 150 ml) y luego se secó a presión reducida durante g) y luego se filtró a través de un embudo Buchner de frita a proporcionar 2-dispiro[2.0.2.1]heptan-7-iletanol (16,7 g, , 2H), 1.68 (q, J=6.7 Hz, 2H), 1.39 (t, J=6.6 Hz, 1H), 0.90 (m, 2H) como un aceite de color ámbar pálido trasparente. no residual (0,95) 17,6 g = 16,7 g (rendimiento 92%)
arboxilato de terc-butilo

Se equipó un matraz RB de 3 bocas de 500 sonda/controlador de temperatura J-Kem, un embudo d entrada/salida de nitrógeno. El recipiente se cargó carboxilato de terc-butilo (100 g, 542,9 mmol) y tetrahi amarillo pálido transparente. Se inició la agitación y se cargó luego con 2-dispiro[2.0.2.1]heptan-7-iletanol (82, trifenilfosfina (156,6 g, 597,1 mmol) añadida como un transparente resultante se trató luego con diisopropil az color naranja rojizo) añadido puro gota a gota durante 40° C y una solución trasparente de color ámbar claro.
del recipiente de 50° C y la condición se mantuvo dura completo del material de partida. La mezcla de la re reducida y el aceite de color ámbar oscuro trasparent temperatura ambiente durante 1 hora, tiempo durante espesa se filtró a través de un embudo Buchner de frit tolueno (2 x 500 ml) con vacío extraído durante 30 blanquecino fue consistente por LC/MS para óxido concentró a presión reducida para proporcionar un acei purificó mediante cromatografía ultrarrápida con tapón a acetato de etilo al 20% en hexano recogiendo fraccio acetato de etilo en hexano. Las fracciones deseada proporcionar 3-(2-dispiro[2.0.2.1]heptan-7-iletoxi)pirazol DMSO-d6) 68.06 (d, J=2.9 Hz, 1H), 6.05 (d, J=2.9 Hz, 9H), 1.43 (t, J=6.5 Hz, 1H), 0.88-0.77 (m, 4H), 0.67-0. encontrado 305.0 (M+1)+; Tiempo de retención: 2,18 (124 g, 0,407 mol, rendimiento del 75%) que solidificó al
Paso 11: 3-(2-dispiro[2.0.2.1]heptan-7-iletoxi)-1H-pir l con un agitador mecánico, una manta calefactora, una dición, un condensador de reflujo enfriado por agua y una o una atmósfera de nitrógeno con 5-oxo-1H-pirazol-2-furano (1200 ml) que proporcionó una solución de color stró la temperatura del recipiente a 19° C. El recipiente se g, 597,2 mmol) añadido puro en una porción seguido de lido en una porción. La solución de color amarillo pálido carboxilato (120,8 g, 597,4 mmol) (líquido transparente de minutos que dio como resultado una exotermia gradual a go, la mezcla de la reacción se calentó a una temperatura 2 horas cuando el análisis por LC/MS indicó el consumo ión de color ámbar trasparente se concentró a presión esultante se suspendió en tolueno (800 ml) y se agitó a al precipitó un sólido (óxido de trifenilfosfina). La lechada vidrio y la torta del filtro se lavó por desplazamiento con nutos adicionales. La torta de filtración sólida de color trifenilfosfina. El filtrado de color ámbar trasparente se de color ámbar pálido ctrasparente (175 g). El material se el de sílice eluyendo con un gradiente de hexano al 100% de 50 ml. El producto eluye aproximadamente al 5% de e combinaron y concentraron a presión reducida para arboxilato de terc-butilo (124 g, 75%) 1H NMR (400 Mhz, ), 4.16 (t, J=6.7 Hz, 2H), 1.77 (q, J=6.7 Hz, 2H), 1.55 (s, (m, 2H), 0.52-0.45 (m, 2H). ESI-MS m/z calc. 304.17868, utos como un aceite de color amarillo pálido trasparente posar.
l

Se equipó un matraz RB de 3 bocas de 500 sonda/controlador de temperatura J-Kem, un condensa entrada/salida de nitrógeno. El recipiente se cargó en iletoxi) irazol-1-carboxilato de terc-butilo (123 g, 404,1 proporcionó una solución transparente de color amarillo recipiente a 19° C. El embudo de adición se cargó con mol), que posteriormente se añadió gota a gota durant 30° C. La solución de color amarillo pálido transparente C y la condición se mantuvo durante 1 hora cuand completado. La mezcla de la reacción se dejó enfria l con un agitador mecánico, una manta calefactora, una de reflujo enfriado por agua, un embudo de adición y una atmósfera de nitrógeno con 3-(2-dispiro[2.0.2.1]heptan-7-l), diclorometano (492 ml) y alcohol metílico (492 ml) que lido. Se inició la agitación y se registró la temperatura del ruro de hidrógeno en 1,4-dioxano (303 ml de 4 M, 1,212 horas, lo que dio como resultado una exotermia gradual a ultante se calentó a una temperatura del recipiente de 45° l análisis por LC/MS indicó que la reacción se había temperatura ambiente y luego se concentró a presión
reducida. El residuo sólido blanco restante se disolvi embudo de decantación y se repartió con hidróxido d eliminó la fase orgánica y se extrajo la fase acuosa r combinada se lavó con una solución saturada de clorur g) y luego se filtró a través de un embudo Buchner concentró a presión reducida para proporcionar 3-(2-di m/z calc. 204.12627, encontrado 205.1 (M+1)+; Tiem transparente (77 g, 0,377 mol, rendimiento del 93%).
Paso 12: 2-doro-6-[3-(2-dispiro[2.0.2.1]heptan-7-Met etil terc-butil éter (984 ml) y luego se transfirió a un io enfriado con hielo (606 ml de 2 M, 1,212 mol). Se l con terc-butilmetiléter (2 x 250 ml). La fase orgánica sodio (2 x 100 ml), se secó sobre sulfato de sodio (150 ita de vidrio. El filtrado amarillo pálido trasparente se .0.2.1]heptan-7-iletoxi)-1H-pirazol (77 g, 93%) ESI-MS retención: 1,53 minutos como un aceite amarillo claro
azoM-M]piridma-3-carboxMato de etilo

Se equipó un matraz RB de 3 bocas de 5000 como contención secundaria, una sonda de temperatu embudo de adición y una entrada/salida de nitrógeno.
(2-dispiro[2.0.2.1]heptan-7-iletoxi)-1H-pirazol (64,98
proporcionó una solución transparente de color amarillo recipiente a 17° C. Luego el recipiente se cargó con añadido como un sólido en una porción. La solución d con carbonato de potasio (57,15 g, 413,5 mmol)
diazabiciclo[2.2.2]octano (5,353 g, 47,72 mmol) añadi pálido resultante se dejó agitar a RT durante 24 horas.
Después de 24 horas, se equipó un matraz RB de 3 enfriamiento usado como contención secundaria, una recipiente se cargó con agua con hielo (2.800 l) y se ini C. El embudo de adición se cargó con la mezcla de la r como resultado la formación de un precipitado y una agitando a 15°C durante 30 minutos y luego se filtró a filtración se lavó por desplazamiento con agua (3 x Buchner durante 2 horas. Luego se secó el material al blanquecino como el producto bruto. El material se puri sílice (15:1) en un embudo Buchner de frita de vidrio etilo al 10% en hexano recogiendo fracciones de 1000 presión reducida para proporcionar 2-cloro-6-[3-(2-dis de etilo (121 g, 9 8 %) ESI-MS m/z calc. 387.13498, en como un sólido blanco.
Paso 13: ácido 2-doro-6-[3-(2-dispiro[2.0.2.1]heptanun agitador mecánico, un baño de enfriamiento usado em, un condensador de reflujo enfriado por agua, un piente se cargó bajo una atmósfera de nitrógeno con 3-8,1 mmol) y N,N-dimetilformamida (840 ml) que o. Se inició la agitación y se registró la temperatura del icloropiridina-3-carboxilato de etilo (70 g, 318,1 mmol) r amarillo pálido transparente resultante se trató luego o como un sólido en una porción seguido de 1,4-mo un sólido en una porción. La suspensión amarillo
s de 5000 ml con un agitador mecánico, un baño de a de temperatura J-Kem y un embudo de adición. El agitación. La temperatura del recipiente se registró a 5° n, que posteriormente se añadió durante 1 hora dando ermia a 15° C. La suspensión resultante se continuó s de un embudo Buchner de frita de vidrio. La torta de l) y luego se secó a presión reducida en el embudo durante la noche para proporcionar (137 g) de un sólido ediante cromatografía ultrarrápida con tapón de gel de do con un gradiente de hexano al 100% a acetato de s fracciones deseadas se combinaron y concentraron a 0.2.1] heptan-7-iletoxi) pirazol-1-il]piridina-3-carboxilato do 388.1 (M+1).+; Tiempo de retención: 3,57 minutos
oxi)pirazol-1-il]piridina-3-carboxílico

Se equipó un matraz RB de 3 bocas de 500 sonda/controlador de temperatura J-Kem, un embudo d entrada/salida de nitrógeno. El recipiente se car dispiro[2.0.2.1]heptan-7-iletoxi)pirazol-1-il]piridina-3-car ml) y alcohol metílico (1.240 ml) que proporcionaron u agitación y se registró la temperatura del recipiente a (399,6 ml de 2 M, 799,2 mmol) que posteriormente s on un agitador mecánico, una manta calefactora, una ión, un condensador de reflujo enfriado por agua y una una atmósfera de nitrógeno con 2-cloro-6-[3-(2-o de etilo (155 g, 399,6 mmol), tetrahidrofurano (1.240 lución transparente de color ámbar pálido. Se inició la El embudo de adición se cargó con hidróxido de sodio ió durante 15 minutos lo que dio como resultado una
exotermia gradual a 27° C. La mezcla de la reacción d del recipiente de 40° C durante 30 minutos. El análi partida. La mezcla de la reacción se concentró a presió La suspensión acuosa restante se diluyó adicionalment una solución de HCl 2 M enfriada con hielo. La lech embudo Buchner de frita de vidrio. La torta del filtro s secó a presión reducida durante 45 minutos. El materi embudo de decantación y se repartió con una solución eliminó y se secó sobre sulfato de sodio (250 g) y lueg filtrado trasparente se concentró a presión reducida pa iletoxi)pirazol-1 -il]piridina-3-carboxílico (143 g, 97%) ES de retención: 2.97 minutos de un sólido blanco. El análi Rendimiento real: 0,9712 (143) = 138,9 g (rendimiento
Recristalización de ácido 2-cloro-6-[3-(2-dispiro[2.0.2.1
Se disolvió ácido 2-cloro-6-[3-(2-dispiro[2.0.
397,4 mmol) en diclorometano (1000 ml) que proporc solución se filtró al vacío a través de un embudo Bu sólida. La solución de diclorometano transparente se blanco. Luego, el sólido se concentró a presión red concentró de nuevo a presión reducida a partir de tolue matraz RB de 3 bocas de 5000 ml con un agitador temperatura J-Kem, un embudo de adición, un conde nitrógeno. El recipiente se cargó bajo una atmósfera d iletoxi)pirazol-1-il]piridina-3-carboxílico (143 g, 0,3974 suspensión blanca. Se inició la agitación (rotación lenta lo que proporcionó una solución de color amarillo pálid 15 minutos y luego se dejó enfriar muy lentamente a te temperatura ambiente se realizó durante un período de registró la temperatura del recipiente a 90° C. El mat Buchner con papel Whatman. La torta de filtrado se introdujo en el embudo Buchner durante 1 hora par iletoxi)pirazol-1-il]piridina-3-carboxílico (113 g, 79%) 1 2H), 7.71 (d, J=8.4 Hz, 1H), 6.17 (d, J=2.9 Hz, 1H), 4.2 1H), 0.95-0.75 (m, 4H), 0.72-0.58 (m, 2H), 0.60-0.44 (M+1)+; Tiempo de retención: 2.98 minutos (113 g, 0,3 por HPLC indicó un 99,45% de área.
Paso 14: 2-doro-N-(1,3-dimetMpirazol-4-M)sulfoml-6-carboxamida
r ámbar claro trasparente se calentó a una temperatura r LC/MS indicó el consumo completo del material de cida para eliminar la mayor parte del solvente orgánico. agua (1000 ml). Después, el pH se ajustó a pH ~1 con uy espesa resultante se filtró al vacío a través de un por desplazamiento con agua (2 x 250 ml) y luego se disolvió en diclorometano (1000 ml) y se transfirió a un rada de cloruro de sodio (250 ml). La fase orgánica se ltró a través de un embudo Buchner de frita de vidrio. El porcionar ácido 2-cloro-6-[3-(2-dispiro[2.0.2.1]heptan-7-m/z calc. 359.10367, encontrado 360.1 (M+1)+; Tiempo HPLC indicó un 97,12% de área
%)
an-7-iletoxi)pirazol-1-il]piridina-3-carboxílico
ptan-7-iletoxi)pirazol-1-il]piridina-3-carboxílico (143 g, una solución transparente de color amarillo pálido. La con papel Whatman para eliminar cualquier impureza entró a presión reducida para proporcionar un sólido a partir de tolueno (1000 ml). El sólido resultante se 000 ml) que proporcionó un sólido blanco. Se equipó un ico, una manta calefactora, una sonda/controlador de r de reflujo enfriado por agua y una entrada/salida de geno con ácido 2-cloro-6-[3-(2-dispiro[2.0.2.1]heptan-7-y tolueno (1430 ml) (10 ml/g) que proporcionó una temperatura del recipiente se calentó a reflujo (110° C), amente turbia. La solución se mantuvo a reflujo durante tura ambiente. El proceso de enfriamiento de 110° C a o de 6 horas. Comenzó a formarse un sólido cuando se se recogió mediante filtración al vacío en un embudo por desplazamiento con tolueno (125 ml) y luego se orcionar ácido 2-cloro-6-[3-(2-dispiro[2.0.2.1]heptan-7-R (400 MHz, DMSO-d6) 813.59 (s, 1H), 8.56-8.33 (m, =6.7 Hz, 2H), 1.82 (q, J=6.7 Hz, 2H), 1.47 (t, J=6.5 Hz, 2H). ESI-MS m/z calc. 359.10367, encontrado 360.1 l, recuperación del 79%) de un sólido blanco. El análisis
dispiro[2.0.2.1]heptan-7-Metoxi)pirazoM-M]piridma-3-

Se combinaron ácido 2-cloro-6-[3-(2-dispiro[2.
0,05559 mmol) y carbonildiimidazol (13,52 mg, 0,08338 durante una hora. Se añadió 1,3-dimetilpirazol-4-sulfon 0,2781 mmol), y la reacción se agitó durante tres hora cítrico 1 M y se extrajo dos veces con acetato de etilo. salmuera, se secaron sobre sulfato sódico y se conce (2-dispiro[2,0.2.1]heptan-7-iletoxi)pirazol-1-il]piridina-3-c encontrado 517.0 (M+1)+; Tiempo de retención: 0,7 siguiente sin purificación adicional.
Paso 15: N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-( trimetilpirrolidin-1-il]piridina-3-carboxamida
eptan-7-iletoxi)pirazol-1-il]piridina-3-carboxílico (20 mg, l) en THF (260 pl) y se agitaron a temperatura ambiente a (97,4 mg, 0,5559 mmol) seguido de DBU (42,34 mg, cionales. La mezcla de la reacción se diluyó con ácido extractos orgánicos combinados se lavaron con agua y n para dar 2-cloro-N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-amida (28,74 mg, 100%) ESI-MS m/z calc. 516.13464, utos como un sólido blanco, que se usó en el paso
iro[2.0.2.1]heptan-7-iletoxi)pirazol-1-il]-2-[(4S)-2,2,4-

Se combinaron 2-cloro-N-(1,3-dimetilpiraz il]piridina-3-carboxamida (28,74 mg, 0,05559 mmol), 0,5465 mmol), tres tamices moleculares angstrom (1 DMSO (492,6 |jl) y se calentaron a 165° C durante 16 ambiente, se filtró y luego se purificó directamente medi columna C18 y el método HPLC 50-99 (acetonitrilo-(a sólido blanco de N-(1,3-dimetilpirazol-4-il)sulfonil-6-[ trimetilpirrolidin-1 -il]piridina-3-carboxamida (13 mg, 39 Tiempo de retención: 2,38 minutos.
Síntesis de 6-[3-[(2,2-difluoro-1-metN-cidopropN)m 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (C sulfonil-6-[3-(2-dispiro[2.0.2.1]heptan-7-iletoxi)pirazol-1-2,2,4-trimetilpirroMdina (sal de clorhidrato) (8l,79 mg, ) y carbonato de potasio (150,1 mg, 1,086 mmol) en La mezcla de la reacción bruta se enfrió a temperatura cromatografía preparativa de fase inversa utilizando una mmol HCl)) durante 15 minutos para proporcionar un dispiro[2.0.2.1]heptan-7-iletoxi)pirazol-1-il]-2-[(4S)-2,2,4-SI-MS m/z calc. 593.27844,encontrado 594.2 (M+1)+;
pirazoM-N]-N-(1,5-dimetNpirazol-4-N)sulfoml-2-[(4S)-esto 24)

Paso 1: 3-[(2,2-difluoro-1-metil-ciclopropil)metoxi]pi 1-carboxilato de terc-butilo

Se combinaron 3-hidroxipirazol-1-carboxilato ciclopropil)metanol (aproximadamente 729,3 mg, 5,972 7,601 mmol) y se disolvieron en THF (10 ml). La soluci (aproximadamente 1,537 g, 1,472 ml, 7,601 mmol). temperatura ambiente y se agitó durante la noche.
Los volátiles se evaporaron a presión reducida se lavó con bicarbonato de sodio acuoso saturado (2 sobre sulfato de sodio, se filtró y se concentró a cromatografía en columna de gel de sílice eluyendo con gel de sílice de 80 gramos. Se obtuvo 3-[(2,2-difluoro (1,27 g, 75%) como un aceite incoloro transparente. ES de retención: 1,75 minutos.
1H NMR (400 MHz, DMSO-d6) 88.10 (d, J=2.9 Hz, 1H), J=10.9 Hz, 1H), 1.66 (dt, J=11.4, 7.8 Hz, 1H), 1.55 (s, 9 Paso 2: 3-[(2,2-Difluoro-1-metil-ciclopropil)metoxi]-1 erc-butilo (1,00 g, 5,429 mmol), (2,2-difluoro-1-metill), y trifenilfosfina (aproximadamente 1,994 g, 1,761 ml, sultante se enfrió a 0° C y se añadió gota a gota DIAD ezcla de la reacción se dejó calentar lentamente a
esiduo restante se disolvió en acetato de etilo (50 ml) y ml) y salmuera (2 x 50 ml). La capa orgánica se secó n reducida. El producto bruto se purificó mediante radiente de EtOAc/hexano al 0-25% en una columna de til-ciclopropil)metoxi]pirazol-1-carboxilato de terc-butilo m/z calc. 288.12854, encontrado 289.2 (M+1) ; Tiempo (d, J=2.9 Hz, 1H), 4.32 (dt, J=10.8, 2.4 Hz, 1H), 4.08 (d, 39 (dt, J=10.2, 7.5 Hz, 1H), 1.30 (d, J=2.3 Hz, 3H).
zol

Se disolvió 3-[(2,2-difluoro-1-metil-cidopropil) en 1,2-dimetoxietano (15,88 ml). Se añadió una solució mmol) en agua (4,762 ml). El vial de reacción se sell durante un día. La mezcla de la reacción se enfrió a te etilo (50 ml). Se aisló la capa orgánica y se extrajo la combinados se lavaron con salmuera, se secaron sobr mediante cromatografía en columna de gel de sílice el columna de gel de sílice de 80 gramos. Se obtuvo 59%) como un aceite trasparente ligeramente amarill Tiempo de retención: 1,01 minutos.
Paso 3: 2-doro-6-[3-[(2,2-difluoro-1-metM-ddopropM) ]pirazol-1-carboxilato de terc-butilo (1,27 g, 4,405 mmol) carbonato de sodio (aproximadamente 750,7 mg, 7,083 e calentó durante la noche a 90° C y luego a 100° C tura ambiente y se diluyó con agua (50 ml) y acetato de acuosa con acetato de etilo (2 x 50 ml). Los orgánicos fato de sodio y se concentraron. El producto se purificó o con un gradiente de EtOAc/hexano al 0-100% en una -difluoro-1-metil-ciclopropil)metoxi]-1H-pirazol (490 mg, I-MS m/z calc. 188.07613, encontrado 189.0 (M+1)+;
xi]pirazoM-M]piridma-3-carboxMato de etilo

Se disolvió 3-[(2,2-difluoro-1-metil-ciclopropil) añadió 2,6-dicloropiridina-3-carboxilato de etilo (apr diazabiciclo[2.2.2]octano (aproximadamente 58,42 mg (aproximadamente 539,8 mg, 3,906 mmol). Se dejó ag ambiente. La mezcla de la reacción se diluyó con agu capas orgánicas combinadas se lavaron con salmuera ( concentraron a presión reducida. El producto bruto s eluyendo con un gradiente de EtOAc/hexano al 0-20% cloro-6-[3-[(2,2-difluoro-1-metil-ciclopropil)metoxi]pirazol sólido blanco. 1H NMR (400 MHz, DMSO-d6) 68.46 (d J=8.5, 0.9 Hz, 1H), 6.27 (dd, J=2.9, 0.9 Hz, 1H), 4.44-4 (q, J=8.9 Hz, 1H), 1.42 (q, J=8.4 Hz, 1H), 1.38-1.30 (m, Tiempo de retención: 2,09 minutos.
Paso 4: Ácido 2-doro-6-[3-[(2,2-difluoro-1-metil-cido i]-1H-pirazol (490 mg, 2,604 mmol) en DMF (5 ml). Se damente 573,0 mg, 2,604 mmol) seguido de 1,4-208 mmol) y carbonato de potasio finamente molido mezcla de la reacción durante la noche a temperatura ml) y se extrajo con EtOAc (2 x 50 ml). Después, las 5 ml), se secaron sobre sulfato de sodio, se filtraron y se ó mediante cromatografía en columna de gel de sílice a columna de gel de sílice de 40 gramos. Se obtuvo 2-iridina-3-carboxilato de etilo (797 mg, 82%) como un 2.8, 0.9 Hz, 1H), 8.41 (dd, J=8.4, 0.9 Hz, 1H), 7.75 (dd, , 1H), 4.37-4.31 (m, 2H), 4.17 (d, J=10.8 Hz, 1H), 1.67 ESI-MS m/z calc. 371.08484, encontrado 372.0 (M+1)+;
il)metoxi]pirazol-1-il]piridina-3-carboxílico

Se añadió una solución de hidróxido de sodi ml) a una solución de 2-cloro-6-[3-[(2,2-difluoro-1-m (797 mg, 2,144 mmol) en isopropanol (3,985 ml) agita durante 30 minutos. Después de enfriarse a temperatur ml) y se extrajo con NaOH acuoso (1 N, 2 x 50 ml). acidificaron a pH 1 con la adición de HCl 6 N. Los sól capa acuosa se disolvieron en EtOAc y se añadieron filtró y se concentró a presión reducida. Se obtuvo áci 1 -il]piridina-3-carboxílico (950 mg, 129%) como un sóli 1H), 7.93 (dd, J=8.2, 1.8 Hz, 1H), 7.55 (d, J=8.1 Hz, 1 (d, J=10.8 Hz, 1H), 1.64 (dd, J=10.4, 7.9 Hz, 1H), 1.40 343.05353, encontrado 344.2 (M+1)+; Tiempo de reten
Paso 5: 2-doro-6-[3-[(2,2-difluoro-1-metil-cidopr oximadamente 428,8 mg, 10,72 mmol) en agua (3,985 lopropil)metoxi]pirazol-1-il]piridina-3-carboxilato de etilo 90° C. Se dejó agitar la mezcla de la reacción a 85° C biente, la mezcla de la reacción se diluyó con EtOAc (50 apas acuosas se combinaron, se enfriaron a 0° C y se se recogieron por filtración. Los sólidos obtenidos de la apa orgánica. Luego se secó sobre sulfato de sodio, se cloro-6-[3-[(2,2-difluoro-1-metil-ciclopropil)metoxi]pirazolnco. 1Hn Mr (400 MHz, DMSO-d6) 68.34 (d, J=2.8 Hz, 3 (d, J=2.7 Hz, 1H), 4.37 (dt, J=10.8, 2.3 Hz, 1H), 4.14 =8.1 Hz, 1H), 1.33 (d, J=2.1 Hz, 3H). ESI-MS m/z calc. ,63 minutos.
etoxi]pirazol-1-il]-N-(1,5-dimetilpirazol-4-il)sulfonil-
piridina-3-carboxamida

Se añadió carbonil diimidazol (aproximadamen 6-[3-[(2,2-difluoro-1-metil-cidopropil)metoxi]pirazol-1-il]pi dejó agitar la solución a temperatura ambiente du (aproximadamente 33,15 mg, 0,1891 mmol) seguido de Luego, se dejó agitar la mezcla de la reacción final eliminaron por evaporación. El residuo restante se dil acuoso (1 M, 2 x 2 ml) y salmuera ( 1 x 2 ml). La c concentró a presión reducida. El producto se utilizó en 6-[3-[(2,2-difluoro-1-metil-ciclopropil)metoxi]pirazol-1-il]-mg, 83,70%). ESI-MS m/z calc. 500.0845, encontrado 5
Paso 6: 6-[3-[(2,2-difluoro-1-metN-cidopropN)me 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida
,31 mg, 0,1746 mmol) a una solución de ácido 2-cloro--3-carboxílico (50 mg, 0,1455 mmol) en THF (2 ml). Se 1 hora. Se añadió 1,5-dimetilpirazol-4-sulfonamida (aproximadamente 26,58 mg, 26,11 pl, 0,1746 mmol). te la noche a temperatura ambiente. Los volátiles se on acetato de etilo (2 ml) y se lavó con ácido cítrico rgánica se secó sobre sulfato de sodio, se filtró y se o siguiente sin purificación adicional. Se obtuvo 2-cloro--dimetilpirazol-4-il)sulfonil-piridina-3-carboxamida (61 (M+1)+; Tiempo de retención: 1,67 minutos.
pirazoM-N]-N-(1,5-dimetNpirazol-4-N)sulfoml-2-[(4S)-

Se disolvió 2-cloro-6-[3-[(2,2-difluoro-1 -metil-ci piridina-3-carboxamida (61 mg, 0,1218 mmol) en D clorhidrato) (aproximadamente 54,69 mg, 0,3654 m (aproximadamente 101,0 mg, 0,7308 mmol). El vial de La mezcla de la reacción se diluyó con acetato de etilo salmuera (1 x 50 ml). La capa orgánica se secó sobre s producto se aisló mediante cromatografía en columna 0-5% en una columna de gel de sílice de 24 gramos par N-(1,5-dimetilpirazol-4-il)sulfonil-2-[(4S)-2,2,4-trimetilpirr m/z calc. 577.2283, encontrado 578.5 (M+1) ; Tiempo
Síntesis de N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[3,3 [(4S)-2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxami opil)metoxi]pirazol-1-il]-N-(1,5-dimetilpirazol-4-il)sulfonil-(2 ml). Se añadió (4S)-2,2,4-trimetilpirrolidina (sal de seguido de carbonato de potasio finamente molido ión se selló y se dejó agitar durante la noche a 130° C.
l) y se lavó con ácido cítrico acuoso (1 N, 2 x 50 ml) y de sodio, se filtró y se concentró a presión reducida. El l de sílice eluyendo con un gradiente de MeOH/DCM al 6-[3-[(2,2-difluoro-1-metil-ciclopropil)metoxi]pirazol-1-il]-1 -il]piridina-3-carboxamida (20,3 mg, 28,85%) ESI-MS tención: 1,99 minutos.
fluoro-2-(hidroximetil)-2-metil-propoxi]pirazol-1-il]-2-ompuesto 45)

Paso 1: 2-(trifluorometil)propanodioato de dimetilo

Se disolvió 2-[difluoro(metoxi)metil]-1,1,1,3,3,3-ml) y se enfrió en un baño de hielo. Se añadió gota seguido de la adición gota a gota de metanol (4 ml, 98, La mezcla de la reacción se vertió en un embudo de dec separó. La capa acuosa se extrajo adicionalmente co combinaron, se lavaron con salmuera, se secaron sobr sulfúrico (0,5 ml, 9,380 mmol) al aceite resultante, y la Luego, la mezcla de la reacción se vertió en 40 ml de orgánicos combinados se lavaron con salmuera, se se bruto se purificó luego mediante cromatografía de síli hexanos para dar un aceite incoloro, con algo de solven adicional. 2-(trifluorometil)propanodioato de dimetilo (1, 1H), 3.78 (s, 6H).
Paso 2: 2-metil-2-(trifluorometil)propanodioato de di fluoro-propano (4,64 g, 19,99 mmol) en DMF anhidro (4 a trietilamina (5,6 ml, 40,18 mmol) con una jeringuiMa, mol) y se continuó agitando a 0° C durante 90 minutos. ción con 70 ml de agua y la capa orgánica resultante se x 40 ml de éter dietílico y los extractos orgánicos se fato de sodio y se concentraron. Luego se añadió ácido ción se agitó a temperatura ambiente durante 16 horas.
helada y se extrajo con 3 x 20 ml de éter dietílico. Los sobre sulfato de sodio y se concentraron. El material sando un gradiente de acetato de etilo al 0-90% en stante, pero se usó en el paso siguiente sin purificación 45%). 1H NMR (400 MHz, DMSO) 65.39 (q, J=8.7 Hz,
o

Se combinaron 2-(trifluorometil)propanodioato dimetilo (1,79 g, 8,945 mmol) y yodometano (640 pl,
10,28 mmol) en diglima (18 ml), y se añadió fluoruro de de la reacción se agitó durante 16 horas a temperatura se diluyó con 100 ml de agua y 100 ml de éter dietílico 50 ml adicionales de éter dietílico y los orgánicos se salmuera y se secaron sobre sulfato de sodio. Después g de un aceite bruto. El material bruto se sometió a cro acetato de etilo al 0-100% en hexanos. Las fracciones se diluyó con 250 ml de éter dietílico y se lavó con 10 diglima que quedaba después de la cromatografía. Lo sodio para dar un aceite ligeramente amarillo (quedaron siguiente sin purificación adicional. 2-metil-2-(trifluorom MHz, DMSO) 63.79 (s, 6H), 1.65 (q, J = 0.8 Hz, 3H).
Paso 3: 2-metil-2-(trifluorometil)propano-1,3-diol
(4,1 g, 26,99 mmol) en una porción. Luego, la mezcla nte. Después de este tiempo, la mezcla de la reacción epararon los orgánicos. La capa acuosa se extrajo con binaron y se lavaron con 50 ml de agua, luego con ltrado, la mezcla de la reacción se concentró para dar 6 grafía en columna sobre sílice usando un gradiente de mbinaron y concentraron. Después, el aceite resultante ml de agua y 1 x 50 ml de salmuera para eliminar la ánicos se concentraron y se secaron sobre sulfato de nos solventes residuales). El material se usó en el paso opanodioato de dimetilo (880 mg, 46%).1H NMR (400

Se añadió gota a gota 2-metil-2-(trifluorometil) THF anhidro (8,218 ml), a una solución de hidruro de l Después de 20 minutos, se dejó que la mezcla de la durante 5 horas más. Luego, la mezcla de la reacción s ml de agua y 2 ml de NaOH 1M. Después de agitar d reacción se diluyó con éter dietílico, se filtró a través de se concentró. Este material bruto se purificó luego med acetato de etilo al 0-100% en hexanos, dando un sólid 43%). 1H NMR (400 MHz, DMSO) 64.87 (t, J=5.6 Hz, 2
Paso 4: 3-[3,3,3-trifluoro-2-(hidroximetil)-2-metil-prop nodioato de dimetilo (880 mg, 4,109 mmol), disuelto en aluminio (8 ml de 2 M, 16,00 mmol) (en Th F) a 0° C. ción se calentase a temperatura ambiente y se agitó rió de nuevo a 0°C y se inactivó cuidadosamente con 2 20 minutos a temperatura ambiente, la mezcla de la , luego se secó completamente sobre sulfato de sodio y cromatografía en gel de sílice usando un gradiente de loro. 2-metil-2-(trifluorometil)propano-1,3-diol (280 mg, 4-3.43 (m, 4H), 0.97 (d, J=0.7 Hz, 3H).
irazol-1-carboxilato de terc-butilo

Se disolvieron 2-metil-2-(trifluorometil)propanode terc-butilo (324 mg, 1,759 mmol) y PPh3 (507 mg, baño de hielo. Se añadió DIAD (358 pl, 1,848 mmol) g dejó calentar lentamente a temperatura ambiente y se muy baja en el producto deseado y la temperatura d aumentó, luego se detuvo después de 7 horas. La re reducida. Luego, el aceite restante se disolvió en 60 ml acuosa se extrajo adicionalmente con 2 x 40 ml de acet con salmuera, se secaron sobre sulfato de sodio y se cromatografía en gel de sílice empleando un gradiente puras se combinaron y concentraron para dar 3-[3,3,3 de terc-butilo (115 mg, 20%) ESI-MS m/z calculado 324 minutos. 1H NMR (400 MHz, DMSO) 68.11 (d, J=2.9 4.19 (m, 2H), 3.65 (dd, J=11.2, 5.7 Hz, 1H), 3.53 (dd, J=
Paso 5: 3-[2-[[terc-butil(difenil)silil]oximetil]-3,3,3-trifl iol (278 mg, 1,758 mmol), 3-hidroxipirazol-1-carboxilato mmol) en THF (11,72 ml) y se enfriaron a 0° C en un gota con una jeringuilla, y la mezcla de la reacción se durante 16 h. La UPLC/LCMS mostró una conversión cción se aumentó a 60° C. La conversión a producto n se retiró del calor y el solvente se retiró a presión etato de etilo y se lavó con 50 ml de NaOH 1N. La capa e etilo y los extractos orgánicos combinados se lavaron entraron. Luego, el material bruto se purificó mediante -100% de acetato de etilo en hexanos. Las fracciones oro-2-(hidroximetil)-2-metil-propoxi]pirazol-1-carboxilato , encontrado 325.3 (M+1)+; Tiempo de retención: 0,58 ), 6.14 (d, J=3.0 Hz, 1H), 5.22 (t, J=5.6 Hz, 1H), 4.34 5.6 Hz, 1H), 1.55 (s, 9H), 1.14 (s, 3H).
-2-metil-propoxi]pirazol-1-carboxilato de terc-butilo

Se disolvieron 3-[3,3,3-trifluoro-2-(hidroximetil) til-propoxi]pirazol-1-carboxilato de terc-butilo (113 mg,
0,3484 mmol) e imidazol (47 mg, 0,6904 mmol) en D añadió terc-butil-cloro-difenilsilano (110 jl, 0,4230 mm baño de hielo y se dejó agitar la mezcla de la reacción de cloruro de amonio acuoso saturado y la reacción se éter dietílico (50 ml) y cloruro de amonio saturado adi porción acuosa se extrajo dos veces más con éter, lu secaron sobre sulfato de sodio y se concentraron. El a sílice usando un gradiente de acetato de etilo al 0-20% no identificada pero usado el paso siguiente sin pu trifluoro-2-metil-propoxi]pirazol-1-carboxilato de terc-but 563.4 (M+1)+; Tiempo de retención: 0,97 minutos
Paso 6: terc-butil-difenil-[3,3,3-trifluoro-2-metil-2-(1H 96,8 |jl) y se enfriaron en un baño de hielo. Luego se una sola porción, y después de 15 minutos se retiró el te 16 horas a temperatura ambiente. Se añadieron 2 ml durante 10 minutos, luego se diluyó adicionalmente con l (10 ml) y agua (30 ml). Las capas se separaron y la s orgánicos combinados se lavaron con salmuera, se resultante se purificó mediante cromatografía en gel de exanos, para dar un aceite incoloro (presente impureza ión adicional) 3-[2-[[terc-butil(difenil)silil]oximetil]-3,3,3-95 mg, 99%). ESI-Ms m/z calc. 562.2475, encontrado
ol-3-iloximetil)propoxi]silano

Se disolvió 3-[2-[[terc-butil(difenil)silil]oximetil butilo (195 mg, 0,3465 mmol) en Dc M (4,062 ml) con t ambiente durante 60 minutos. Se añadieron hexanos (1 entre acetato de etilo (10 ml) y una solución saturada separaron y la capa acuosa se extrajo con 2 x 10 combinados se lavaron con salmuera, se secaron sobre (con una impureza no identificada presente, pero que s difenil-[3,3,3-trifluoro-2-metil-2-(1H-pirazol-3-iloximetil)pr encontrado 463.4 (M+1) ; Tiempo de retención: 0,86 m
Paso 7: 6-[3-[2-[[terc-butM(difenM)sMN]oximetM]-3 carboxilato de terc-butilo
3-trifluoro-2-metilpropoxi]pirazol-1-carboxilato de terc-50 jl, 4,543 mmol) y la reacción se agitó a temperatura se evaporó la reacción. El aceite resultante se repartió arbonato de sodio (10 ml). Los extractos orgánicos se icionales de acetato de etilo. Los extractos orgánicos to de sodio y se evaporaron para dar un aceite incoloro en el paso siguiente sin purificación adicional) terc-butil-]silano (159 mg, 99%) ESI-MS m/z calc. 462.19504, .
rifluoro-2-metM-propoxi]pirazoM-M]-2-doro-piridma-3-
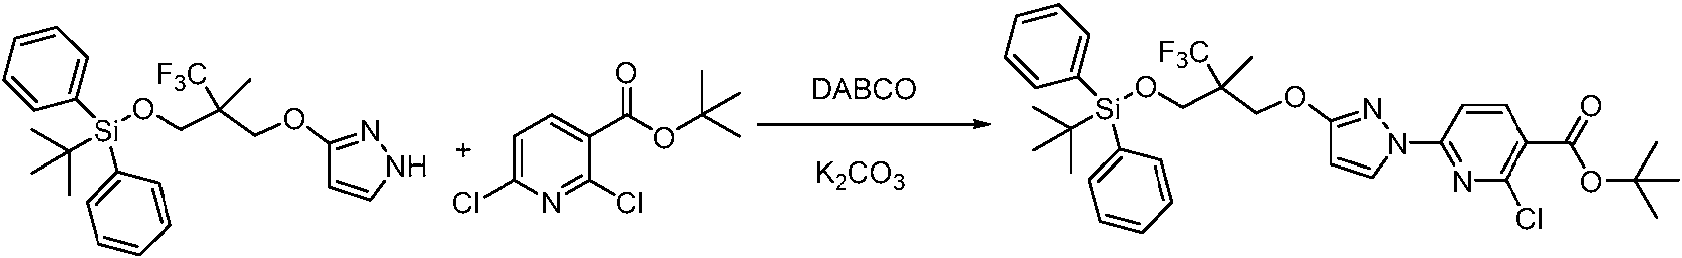
Se cargó un vial purgado con nitrógeno iloximetil)propoxi]silano (159 mg, 0,3437 mmol), 2,6-mmol), K2CO3(76 mg, 0,5499 mmol) (recién molido en mg, 0,06240 mmol) y la mezcla se agitó a temperatura reacción se diluyó con acetato de etilo (50 ml) y agua (5 adicionalmente con acetato de etilo (2 x 30 ml). Los e sobre sulfato de sodio y el solvente se eliminó a presión sobre gel de sílice usando un gradiente de acetato de y los solventes se eliminaron a presión reducida p trifluoro-2-metil-propoxi]pirazol-1-il]-2-cloro-piridina-3-car 673.23505, encontrado 674.5 (M+1)+; Tiempo de rete J=2.9 Hz, 1H), 8.33 (d, J=8.4 Hz, 1H), 7.73 (d, J=8.4 Hz J=2.9 Hz, 1H), 4.55 (d, J=10.4 Hz, 1H), 4.45 (d, J=10.
1.57 (s, 9H), 1.23 (s, 3H), 0.96 (s, 9H).
Paso 8: Ácido 6-[3-[2-[[terc-butil(difenil)silil]o piridina-3-carboxílico
terc-butil-difenil-[3,3,3-trifluoro-2-metil-2-(1H-pirazol-3-opiridina-3-carboxilato de terc-butilo (110 mg, 0,4434 ortero) y DMF anhidro (572,8 jl). Se añadió DABCO (7 iente bajo nitrógeno durante 16 horas. La mezcla de la y se separaron las dos fases. La fase acuosa se extrajo os combinados se lavaron con salmuera y se secaron cida. El material se sometió a cromatografía ultrarrápida -5%) en hexanos. Las fracciones puras se combinaron roporcionar 6 [3-[2-[[terc-butil(difenil)silil]oximetil]-3,3,3-to de terc-butilo (170 mg, 73%) ESI-MS m/z calc.
0,87 minutos. 1H NMR (400 MHz, DMSO) 6 8.46 (d, 7.59 (dt, J=8.1, 1.8 Hz, 4H), 7.50-7.40 (m, 6H), 6.25 (d, 1H), 3.87 (d, J=10.4 Hz, 1H), 3.76 (d, J=10.5 Hz, 1H),
il]-3,3,3-trifluoro-2-metil-propoxi]pirazol-1-il]-2-cloro-

Se combinaron 6-[3-[2-[[terc-butil(difenil) piridina-3-carboxilato de terc-butilo (170 mg, 0,2521 m se agitaron a temperatura ambiente durante 4 horas. S evaporó de nuevo para dar un sólido blanco ácid propoxi]pirazol-1-il]-2-cloro-piridina-3-carboxílico (117 (M+1)+; Tiempo de retención: 0,63 minutos.
Paso 9: 6-[3-[2-[[terc-butil(difenil)silil]oximetil dimetilpirazol-4-il)sulfonil-piridina-3-carboxamida ximetil]-3,3,3-trifluoro-2-metilpropoxi]pirazol-1-il]-2-cloro-TFA (450 pl, 5,841 mmol) en diclorometano (1,703 ml) y poró la reacción. Se añadieron hexanos y la mezcla se 3-[2-[[terc-butil(difenil)silil]oximetil]-3,3,3-trifluoro-2-metil-%) ESI-MS m/z calculado 617.1724, encontrado 618.5
3-trifluoro-2-metil-propoxi]pirazol-1-il]-2-cloro-N-(1,3-

Se combinaron ácido 6-[3-[2-[[terc-butil(difenil) piridina-3-carboxílico (40 mg, 0,06471 mmol) y CDI temperatura ambiente durante 2 horas. Se añadió 1,3-de DBU (13 pl, 0,08693 mmol) y la reacción se agitó d la reacción se diluyó con 10 ml de ácido cítrico 1 M, combinados se lavaron con agua, salmuera, se secaro blanco, que se usó en el paso siguiente sin purificación butil(difenil)silil]oximetil]-3,3,3-trifluoro-2-metil-propoxi]pir carboxamida (48 mg, 96%). ESI-MS m/z calc. 774.2034,
Paso 10: N-(1,3-dimetilpirazol-4-il)sulfonil-6-[3-[3, [(4S)-2,2,4-trimetilpirrolidin-1 -il]piridina-3-carboxami imetil]-3,3,3-trifluoro-2-metil-propoxi]pirazol-1-il]-2-clorog, 0,08634 mmol) en THF (200 pl) y se agitaron a ilpirazol-4-sulfonamida (14 mg, 0,07990 mmol)) seguido 2 h adicionales a temperatura ambiente. La mezcla de extrajo 3 x 10 ml de acetato de etilo. Los orgánicos re sulfato de sodio y se concentraron para dar un sólido onal (quedaba algo de material de partida). 6-[3-[2-[[terc-1 -il]-2-cloro-N-(1,3-dimetilpirazol-4-il)sulfonil-piridina-3-ontrado 775.5 (M+1)+; Tiempo de retención: 0,6 minutos
ifluoro-2-(hidroximetil)-2-metil-propoxi]pirazol-1-il]-2-

Se combinaron 6-[3-[2-[[terc-butil(difenil)sil (1,3-dimetilpirazol-4-il)sulfonil-piridina-3-carboxamida ( clorhidrato) (56 mg, 0,3742 mmol) y carbonato de calentaron a 130° C durante 9 horas. La reacción se e cítrico 1 M y 20 ml de acetato de etilo. Se separaron l veces más con 15 ml de acetato de etilo. Los orgánico sulfato de sodio y se concentraron. La mezcla de la r (eluyendo con metanol al 0-10% en DCM), y se aisl condiciones de reacción. Este material se purific modificador de HCl, para dar, después de la extracción (1,3-dimetilpirazol-4-il)sulfonil-6-[3-[3,3,3-trifluoro-2-(hidr trimetilpirrolidin-1 -il]piridina-3-carboxamida (8 mg, 21 etil]-3,3,3-trifluoro-2-metilpropoxi]pirazol-1-il]-2-cloro-N-g, 0,06191 mmol), (4S)-2,2,4-trimetilpirrolidina (sal de o (103 mg, 0,7453 mmol) en DMSO (154,8 pl) y se a temperatura ambiente y se diluyó con 15 ml de ácido pas acuosa y orgánica y la capa acuosa se extrajo dos combinaron, se lavaron con salmuera, se secaron sobre ión se purificó mediante cromatografía en gel de sílice porción del producto que se había desililado en las cionalmente mediante HPLC preparativa (1-99ACN) cetato de etilo y la concentración a presión reducida, N-til)-2-metil-propoxi]pirazol-1 -il]-2-[(4S)-2,2,4-I-MS m/z calc. 613.22943, encontrado 614.4 (M+1)+;
Tiempo de retención: 1,81 minutos. 1H NMR (400 MHz, (d, J=2.8 Hz, 1H), 7.74 (d, J=8.2 Hz, 1H), 6.93 (d, J=8.1 (m, 2H), 3.80 (s, 3H), 3.67 (dd, J=11.1, 5.7 Hz, 1H), 3.56 J=10.5 Hz, 1H), 1.87 (dd, J=12.0, 5.6 Hz, 1H), 1.55 (d, J J=6.2 Hz, 3H).
N-((1,3-dimetil-1H-pirazol-4-il)sulfonil)-2-((S)-2,2-dime (hidroximetil)-2-metilpropoxi)-1H-pirazol-1-il)nicotina O) 512.36 (s, 1H), 8.37 (s, 1H), 2.71-2.62 (m, 1H), 8.21 H), 6.16 (d, J=2.8 Hz, 1H), 5.27-5.18 (m, 1H), 4.38-4.25 J=11.2, 5.6 Hz, 1H), 2.41 (s, 1H), 2.32 (s, 3H), 2.17 (d, Hz, 6H), 1.43 (d, J=12.2 Hz, 1H), 1.16 (s, 3H), 0.81 (d,
(metil-d3)pirrolidin-1-il-3,3-d2)-6-(3-(3,3,3-trifluoro-2-(Compuesto 4)

Se combinaron 6-[3-[2-[[terc-butil(difenil)silil (1,3-dimetilpirazol-4-il)sulfonil-piridina-3-carboxamida ( (trideuteriometil)pirrolidina (sal de clorhidrato) (1,8 g, 12 ml) y dimetoxietano (0,5 ml) y se calentaron a 130° C du se diluyó con 20 ml de ácido cítrico 1 M y 40 ml de acet capa acuosa se extrajo dos veces más con 50 ml de ac salmuera, se secaron sobre sulfato de sodio y se co cromatografía en gel de sílice para dar el alcohol libr (metil-d3)pirrolidin-1 -il-3,3-d2)-6-(3-(3,3,3-trifluoro-2-(hidr m/z calc. 618.26, encontrado 619.7 (M+1)+; Tiempo de r
Síntesis de N-(1,3-dimetNpirazol-4-N)sul trimetilpirrolidina-1-il]piridina-3-carboxamida (Comp etil]-3,3,3-trifluoro-2-metilpropoxi]pirazol-1-il]-2-cloro-N-mg, 1,16 mmol), (4S)-3,3-dideuterio-2,2-dimetil-4-l) y carbonato de potasio (3,2 g, 23 mmol) en DMSO (3 2 días. La reacción se enfrió a temperatura ambiente y e etilo. Se separaron las capas acuosa y orgánica y la de etilo. Los orgánicos se combinaron, se lavaron con raron. La mezcla de la reacción se purificó mediante ((1,3-dimetil-1H-pirazol-4-il)sulfonil)-2-((S)-2,2-dimetil-4-etil)-2-metilpropoxi)-1H-pirazol-1-il)nicotinamida ESI-MS ión: 5,06 minutos (ejecución de 17 minutos).
-6-[3-(norboman-7-Nmetoxi)pirazoM-M]-2-[(4S)-2,2,4-52)

Pasos 1-3: 3-(7-biciclo[2.2.1]hept-2-enilmetoxi)pirazol rboxilato de terc-butilo

Paso 1: biciclo[2.2.1]hept-2-eno-7-carbaldehído
Se combinaron 7-bromobiciclo[2.2.1]hept-2-eno (4 (superficie rayada) en un vial en éter dietílico anhidr el que el magnesio se consumió mayoritariamente, enfrió a 0° C y se añadió gota a gota DMF (220 precipitado blanco sólido. La mezcla de la reacción temperatura ambiente y se inactivó con 3 ml de HCl dietílico, las capas se separaron y la capa acuosa orgánicos combinados se lavaron con salmuera y parcialmente a un volumen por debajo de 1 ml, lueg Paso 2: 7-biciclo[2.2.1]hept-2-enilmetanol
La mezcla del paso anterior se diluyó con metanol borohidruro de sodio (262 mg, 6,925 mmol) y la mez cual el hielo se fundió en su mayor parte. La mezc saturado, luego se diluyó con 20 ml de agua y 20 acuosa se extrajo con 4 x 20 ml adicionales de salmuera y se secaron sobre sulfato de sodio, luego se usó en el paso siguiente sin purificación adicional.
Paso 3:
El material bruto del paso 2 se combinó con PPh3( butilo (426 mg, 2,313 mmol) en THF (6 ml), luego s 2,313 mmol) gota a gota. Después de 30 minutos ambiente y se agitó durante 1 hora. Luego, la temp pareció volverse más desordenada rápidamente adicionales. Luego, la mezcla de la reacción se diluy acuoso 1 M y la capa acuosa se extrajo con 50 combinados se lavaron con salmuera, se secaron s se purificó mediante cromatografía ultrarrápid enilmetoxi)pirazol-1-carboxilato de terc-butilo (20 (M+1)+; Tiempo de retención: 0,74 minutos con una
Paso 4: 3-(norboman-7-Mmetoxi)pirazoM-carboxMat g, 2,311 mmol) y magnesio (67 mg, 2,757 mmol) l) y se calentaron a 40° C durante 2 horas, momento en no por completo. Después, la mezcla de la reacción se 841 mmol), dando como resultado la formación de un evolvió a 40° C durante 2 horas más, luego se enfrió a M. Después de diluir con 25 ml de agua y 25 ml de éter xtrajo con 3 x 20 ml adicionales de éter dietílico. Los ecaron sobre sulfato de sodio, luego se concentraron saron en el paso siguiente sin aislamiento.
l) y se enfrió a 0° C en un baño de hielo. Se añadió e la reacción se agitó durante 2 horas, tiempo durante el la reacción se inactivó con 3 ml de cloruro de amonio acetato de etilo. Los orgánicos se separaron y la capa o de etilo. Los orgánicos combinados se lavaron con oncentraron hasta un aceite. La mezcla bruta resultante
g, 2,310 mmol) y 3-hidroxipirazol-1-carboxilato de tercrió a 0° C, momento en el cual se añadió DIAD (448 pl, mezcla de la reacción se dejó calentar a temperatura a de reacción se aumentó a 50°C durante 1 hora, pero volvió a la temperatura ambiente durante 16 horas 100 ml de acetato de etilo, se lavó con 50 ml de NaOH adicionales de acetato de etilo. Luego, los orgánicos ulfato de sodio y se concentraron. El material resultante gel de sílice para dar 3-(7-biciclo[2.2.1]hept-2-2%) ESI-MS m/z calc. 290.16306, encontrado 291.3 reza significativa no identificada.
terc-butilo

Se combinó 3-(7-biciclo[2.2.1]hept-2-enilmetoxi)pirazolde paladio sobre carbono (20 mg, 0,01879 mmol) en mezcla de la reacción desde un globo durante 15 minut globo de hidrógeno en su lugar por encima del nivel d concentró para dar 3-(norbornan-7-ilmetoxi)pirazol-1-c 292.17868, encontrado 293,3 (M+1)+; Tiempo de retenc
Paso 5: 3-(norboman-7-ilmetoxi)-1H-pirazol
oxilato de terc-butilo (20 mg, 0,04959 mmol) con 10% l (500 pl) y se burbujeó gas hidrógeno a través de la la reacción se agitó durante 6 horas adicionales con el lvente. Después, la mezcla de la reacción se filtró y se ilato de terc-butilo (17 mg, 84%) ESI-MS m/z calc. ,83 minutos.
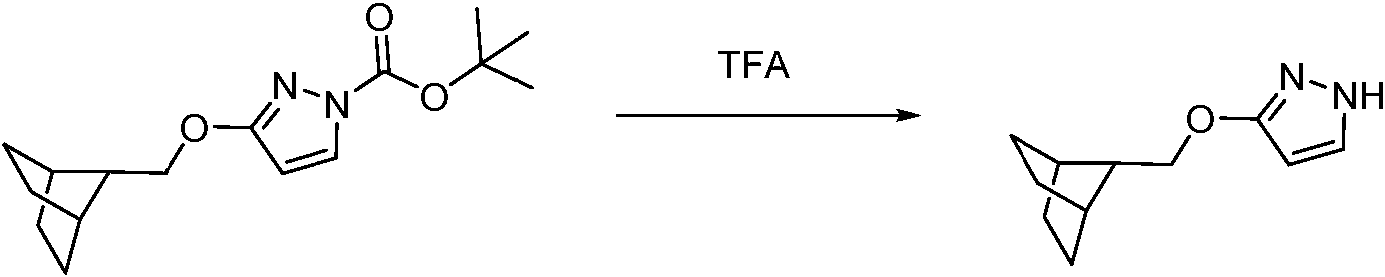
Se disolvió 3-(norbornan-7-ilmetoxi)pirazol-1-diclorometano (1 ml) con TFA (aproximadamente 84,81 temperatura ambiente. Luego, la mezcla de la reacción mezcla de la reacción se volvió a concentrar para dar 3-calc. 192.12627, encontrado 193.1 (M+1)+; Tiempo de re
Paso 6: 2-doro-6-[3-(norboman-7-Nmetoxi)pirazoM-M boxilato de terc-butilo (17 mg, 0,0412 mmol) en g, 57,30 pl, 0,7438 mmol) y se agitó durante 1 hora a concentró a presión reducida. Se añadieron hexanos y la rbornan-7-ilmetoxi)-1H-pirazol (11 mg, 83%) ESI-MS m/z ción: 0,56 minutos
ridma-3-carboxNato de terc-butilo

Se cargó un vial de reacción bajo nitrógeno 0,05643 mmol), 3-(norbornan-7-ilmetoxi)-1H-pirazol (11 molido en un mortero) y DMF anhidro (200 pl). Se aña temperatura ambiente bajo nitrógeno durante 8 horas. La y agua (10 ml) y se separaron las dos fases. La fase ac ml). Los extractos combinados se lavaron con salmuera, presión reducida. El material se sometió a cromatograf acetato de etilo (del 0 al 20%) en hexanos. Las fraccio reducida para proporcionar 2-cloro-6-[3-(norbornan-7-il 39%) ESI-MS m/z calc. 403.16626, encontrado 404.3 (M
Paso 7: Ácido 2-doro-6-[3-(norboman-7-Nmetoxi)pira 2,6-dicloropiridina-3-carboxilato de terc-butilo (14 mg, 0,04119 mmol), y K2CO3(10 mg, 0,07236 mmol) (recién DABCO (1 mg, 0,008915 mmol) y la mezcla se agitó a ezcla de la reacción se diluyó con acetato de etilo (10 ml) sa se extrajo adicionalmente con acetato de etilo (2x10 secaron sobre sulfato de sodio y el solvente se eliminó a ultrarrápida sobre gel de sílice usando un gradiente de puras se combinaron y el solvente se eliminó a presión oxi)pirazol-1-il]piridina-3-carboxilato de terc-butilo (9 mg, ; Tiempo de retención: 0,95 minutos.
-M]piridma-3-carboxflico

Se combinaron 2-cloro-6-[3-(norbornan-7-ilmet 0,02228 mmol) y TFA (30 pl, 0,3894 mmol) en dicloro solvente se evaporó a presión reducida, luego se añadi sólido blanco ácido 2-cloro-6-[3-(norbornan-7-ilmetoxi)pir 347.10367, encontrado 348.2 (M+1)+; Tiempo de retenci
Paso 8: 2-doro-N-(1,3-dimetilpirazol-4-il) carboxamida
i)pirazol-1-il]piridina-3-carboxilato de terc-butilo (9 mg, tano (90,00 pl) y se calentaron a 40° C durante 2 h. El n hexanos y la mezcla se evaporó de nuevo para dar un l-1-il]piridina-3-carboxílico (7 mg, 90%) ESI-MS m/z calc.
0,76 minutos.
fonil-6-[3-(norboman-7-ilmetoxi)pirazol-1-il]piridina-3-

Se combinaron ácido 2-doro-6-[3-(norboman mmol) y CDI (5 mg, 0,03084 mmol) en THF (100 |jl) y 1,3-dimetilpirazol-4-sulfonamida (54,233 mg, 0,3095 m agitó durante 16 horas adicionales a temperatura ambi cítrico 1 M y se extrajo 3 x 10 ml de acetato de etilo. L secaron sobre sulfato de sodio y se concentraron par purificación adicional. 2-cloro-N-(1,3-dimetilpiraz carboxamida (10 mg, 98%) ESI-MS m/z calc. 504.13 minutos.
Paso 9: N-(1,3-dimetMpirazol-4-M)sulfoml-6-[3-(norb 1-il]piridina-3-carboxamida
etoxi)pirazol-1-il]piridina-3-carboxílico (7 mg, 0,02013 itó a temperatura ambiente durante 2 horas. Se añadió eguido de DBU (8 jl, 0,05350 mmol) y la reacción se La mezcla de la reacción se diluyó con 10 ml de ácido ánicos combinados se lavaron con agua, salmuera, se un sólido blanco, que se usó en el paso siguiente sin sulfonil-6-[3-(norbornan-7-ilmetoxi)pirazol-1-il]piridina-3-ncontrado 505.3 (M+1)+; Tiempo de retención: 0. 74
7-Mmetoxi)pirazoM-M]-2-[(4S)-2,2,4-trimetMpirroMdm-

Se combinaron 2-cloro-N-(1,3-dimetilpiraz carboxamida (10 mg, 0,01980 mmol), (4S)-2,2,4-trim carbonato de potasio (27 mg, 0,1954 mmol) en DMSO ( enfrió a temperatura ambiente y se diluyó con 15 ml de capas acuosa y orgánica y la capa acuosa se extraj orgánicos se combinaron, se lavaron con salmuera, s resultante se purificó mediante HPLC preparativa (1-99 fracciones que contenían el producto se concentrar il)sulfonil-6-[3-(norbornan-7-ilmetoxi)pirazol-1-il]-2-[(4S)-ESI-MS m/z calc. 581.27844, encontrado 582.5 (M+1)+;
Síntesis de (7S)-6-((1,3-dimetil-1H-pirazol-4-il)sulf 1H-pirazol-1-il)-6a,7,8,9-tetrahidropirido[3,2-e]pirrolo sulfonil-6-[3-(norbornan-7-ilmetoxi)pirazol-1-il]piridina-3-rolidina (sal de clorhidrato) (15 mg, 0,1002 mmol) y ) y se calentaron a 130° C durante 16 h. La reacción se to de etilo y 15 ml de ácido cítrico 1M. Se separaron las veces adicionales con 15 ml de acetato de etilo. Los ron sobre sulfato de sodio y se concentraron. El bruto con modificador de HCl, ejecución de 30 minutos. Las se secaron al vacío para dar N-(1,3-dimetilpirazol-4-trimetilpirrolidin-1-il]piridina-3-carboxamida (2 mg, 17%) po de retención: 2,32 minutos.
7,9,9-trimetil-2-(3-(3,3,3-trifluoro-2,2-dimetilpropoxi)-]pirimidin-5(6H)-ona (Compuesto 36)

Se combinaron N-(1,3-dimetilpirazol-4-il)sulf 2,2,4-trimetilpirrolidin-1-il]piridina-3-carboxamida (50,5 (15,22 mg, 15,22 pl, 0,8450 mmol) y [Ir{dF(CF3)ppy}2( mezcla de la reacción se colocó junto a una fuente directamente en una columna de gel de sílice sin cromatografía en gel de sílice eluyendo con acetato d DMA por lo que el producto se volvió a purificar medi [3-(3,3,3-trifluoro-2,2-dimetilpropoxi)pirazol-1 -il]-2-[(4S)-,08450 mmol), NaOAc (13,86 mg, 0,1690 mmol), agua ]PF6 (94,80 mg, 0,08450 mmol) en DMA (880,7 pl) y la de 23 WCFL durante 1,5 h. La reacción se inyectó tratamiento. La mezcla bruta se purificó mediante al 0-100% en hexanos. El producto se contaminó con romatografía en gel de sílice eluyendo con acetato de
etilo al 0-100% en hexanos para dar C26H32F3N7O4 596.4 (M+1)+; Tiempo de retención: 2,4 minutos.
Preparaciones de dispersiones secadas por pulveriz Se preparó una dispersión secada por pulveriz B290de Buchi Mini. Se disolvió HPMCAS-hG (6,0 gram y se añadió el Compuesto 1 (15,0 gramos) y se agitó solución resultante se secó por pulverización en las si secada por pulverización del 50% en peso de Compu Carga sólida: 13%).
,4 mg, 21%) ESI-MS m/z calc. 595.2189, encontrado
(SDD) del Compuesto 1
del Compuesto 1 usando el secador por pulverización 200 ml de MeOH (metanol)/DCM (diclorometano) (1/3) te 30 minutos formando una solución transparente. La tes condiciones dando como resultado una dispersión 1/50% en peso de HPMCAS-HG (Rendimiento: 70%,

Se prepararon SDD adicionales del Compuesto mg de uno de los siguientes polímeros: HPMC E15, mezclas resultantes se disolvió en 40 ml de t-butanol agi instantáneamente en un baño de acetona/hielo seco. L colector de -55°C) durante 72 horas. Se determinó que l Ensayos para detectar y medir las propiedades de lo Métodos ópticos de potencial de membrana para a CFTR
El ensayo utiliza colorantes detectores de vo membrana usando un lector de placas fluorescente (p para el aumento de F508del funcional en células NIH 3 gradiente de iones de cloruro junto con la activación mediante un solo paso de adición de líquido después colorante detector de voltaje.
A1. Identificación de moduladores de F508del-CFTR
Para identificar los moduladores de F508de fluorescencia. Este ensayo HTS utiliza colorantes fluor potencial de membrana en el FLIPR III como una med células F508del NIH 3T3. La fuerza impulsora de la re junto con la activación del canal y concurrente con el tr de líquido después de que las células se hayan cargado para los Compuestos 1-65 que se obtuvieron usando el continuación. Por ejemplo, usando este método, el Com de >100% con respecto al Compuesto II.
Soluciones
Solución de baño N° 1: (en mM) NaCl 160, glucosa 10.
Solución de baño libre de cloruro: las sales de mo sigue: se añadieron 400 mg del Compuesto 1 a 100 HPMCAS-HF y PVP VA64. Cada una de las cuatro durante la noche y luego las soluciones se congelaron uestras congeladas se liofilizaron (vacío de 0,01 mbar, estras liofizadas eran amorfas mediante XRPD.
duladores de F508del-CFTR de los Compuestos
r las propiedades de los moduladores de F508del-
fluorescentes para medir cambios en el potencial de mplo, FLIPR III, Molecular Devices, Inc.) como lectura fuerza impulsora de la respuesta es la creación de un anal y concurrente con el tratamiento del compuesto ue las células se hayan cargado previamente con un
desarrolló un formato de ensayo HTS basado en tes detectores de voltaje para medir los cambios en el ara el aumento en la regulación (conductancia) de las ta es la creación de un gradiente de iones de cloruro iento del compuesto mediante un solo paso de adición iamente con un colorante detector de voltaje. Los datos yo descrito en la presente se resumen en la Tabla 9 a o 1 tenía una EC50 de menos de 3 M y un % de eficacia
,5, CaCh2, MgCh 1, HEPES 10, pH 7,4 con NaOH,
ro de la solución de baño N° 1 (anterior) se sustituyen
por sales de gluconato.
Cultivo de células
Se usaron fibroblastos de ratón NIH3T3 que ex ópticas del potencial de membrana. Las células se mantuv de Eagle modificado de Dulbecco suplementado con gluta X pen/strep, y 25 mM HEPES en matraces de cultivo de sembraron a 12.000 células/pocillo en placas recubiertas horas a 37° C para el ensayo de potenciador. Para el ens sin compuestos durante 18-24 horas.
Ensayos electrofisiológicos para ensayar las propiedades Ensayo de cámara Ussing
Se realizaron experimentos de cámara Ussing que expresan F508del para caracterizar adicionalmente l ópticos. Se aislaron epitelios de las vías respiratorias sin descrito anteriormente (Galietta, L.J.V., Lantero, S., Gaz Moran, O. (1998) In Vitro Cell. Dev. Biol.34, 478-481), y se se recubrieron previamente con medio acondicionado NI las células se cultivaron en una interfaz aire-líquido duran monocapa de células columnares completamente difer características de los epitelios de las vías respiratorias. ninguna enfermedad pulmonar conocida. Se aislaron compuestos heterocigotos para F508del con una enferme Se montaron HBE cultivados en insertos de cu (Physiologic Instruments, Inc., San Diego, CA), y la resist en presencia gradiente de Cl- basolateral a apical usa Bioingeniería, Universidad de lowa, IA). Brevemente, los de voltaje (Vención = 0 mV) a 37° C. La solución basolater 1,2 MgCl2 , 1,2 CaCl2, 10 Glucosa, 10 HEPES (pH ajustad 145 Nagluconato, 1,2 MgCh, 1,2 CaCh, 10 glucosa, 10 HE A2. Identificación de moduladores de F508del-CFTR
El protocolo típico utilizó un gradiente de conce establecer este gradiente, se usaron ringer normales en reemplazó por gluconato de sodio equimolar (titulado concentración de Cl- a través del epitelio. Los modulad ensayo o al lado apical durante el ensayo. Se añadió f estimular el transporte de Cl- mediado por CFTR.
Registro patch-clamp
Se monitorizó la corriente total de Cl- en las célul parche perforado como se ha descrito anteriormente (Rae, Methods 37, 15-26). Los registros de pinza de voltaje se Axopatch 200B (Axon Instruments Inc., Foster City, CA). glucamina (NMDG)-Cl, 2 MgCh, 2 CaCh, 10 EGTA, 10 con HCl). El medio extracelular contenía (en mM) 150 N con HCl). La generación de pulsos, la adquisición de dat una interfaz Digidata 1320 A/D junto con Clampex 8 (Axo baño 10 jM de forskolina y 20 jM de genisteína y se moni A3. Identificación de moduladores de F508del-CFTR
También se investigó la capacidad de los mo macroscópica F508del Cl-(IF508del) en células NIH3T3 q registro de parches perforados. Los moduladores ident aumento dependiente de la dosis en IAf508 con una potenc Cultivo de células
saban de forma estable F508del para las mediciones n a 37° C en 5% de CO2 y 90% de humedad en medio a 2 mM, 10% de suero bovino fetal, 1 X NEAA, p-Me, 1 5 cm2 Para todos los ensayos ópticos, las células se matrigel de 384 pocillos y se cultivaron durante 18-24 de corrección, las células se cultivaron a 37° C con y
odulación de F508del de compuestos.
élulas epiteliales de las vías respiratorias polarizadas moduladores de F508del identificados en los ensayos y con FQ de tejido bronquial, cultivados como se ha , A., Sacco, O., Romano, L., Rossi, G.A. y Zegarralocaron en placas sobre filtros Costar® Snapwell™ que 3. Después de cuatro días, se retiró el medio apical y 14 días antes de su uso. Esto dio como resultado una iadas que estaban ciliadas, características que son aislaron HBE sin FQ de no fumadores que no tenían F-HBE de pacientes homocigotos para F508del o diferente que provocaba una mutación en el otro alelo.
o celular Costar® Snapwell™ en una cámara Ussing ia transepitelial y se midió la corriente de cortocircuito un sistema de pinzas de voltaje (Departamento de E se examinaron en condiciones de registro de pinzas ontenía (en mM) 145 NaCl, 0,83 K2HPO4, 3,3 KH2PO4, 7.35 con NaOH) y la solución apical contenía (en mM) S (pH ajustado a 7,35 con NaOH).
ción de Cl- de la membrana basolateral a apical. Para embrana basolateral, mientras que el NaCl apical se pH 7,4 con NaOH) para dar un gran gradiente de s se añadieron o al lado basolateral 18-24 antes del kolina (10 j M) al lado apical durante el ensayo para
F508del-NIH3T3 usando la configuración de registro de Cooper, K., Gates, P. y Watsky, M. (1991) J. Neurosci. lizaron a 22° C usando un amplificador de patch-clamp solución de la pipeta contenía (en mM) 150 N-metil-D-ES y 240 jg/ml de anfotericina-B (pH ajustado a 7,35 -Cl, 2 MgCh, 2 CaCh, 10 HEPES (pH ajustado a 7,35 el análisis se realizaron usando un PC equipado con nstruments Inc.). Para activar F508del, se añadieron al zó la relación corriente-voltaje cada 30 segundos.
dores de F508del-CFTR para aumentar la corriente expresan establemente F508del usando técnicas de dos a partir de los ensayos ópticos provocaron un eficacia similares observadas en los ensayos ópticos.
Se usan fibroblastos de ratón NIH3T3 que ex completas. Las células se mantienen a 37° C en 5% d Dulbecco suplementado con glutamina 2 mM, suero bo 25 mM en frascos de cultivo de 175 cm2 Para los re células en cubreobjetos de vidrio recubiertos de poli-L-ausencia de moduladores 37° C.
Registros de un único canal
Se observó actividad de regularización de tratamiento con modulador usando registros de parche ha descrito anteriormente (Dalemans, W., Barbry, P., Pavirani, A., Lecocq, J-P., Lazdunski, M. (1991) Nat Axopatch 200B (Axon Instruments Inc.). La pipeta cont MgCl2 y 10 HEPES (pH ajustado a 7,35 con base Tris).
10 TES y 14 base Tris (pH ajustado a 7,35 con HCl).
añadiedndo Mg-ATP 1 mM, 75 nM de la subunidad ca Promega Corp. Madison, WI) y NaF 10 mM para inhi corriente. El potencial de la pipeta se mantuvo a 80
membrana que contenían <2 canales activos. El númer canales activos durante el curso de un experimento.
datos registrados a partir de 120 segundos de activida usaron para construir histogramas de amplitud de todo usando el software de análisis Bio-Patch (Bio-Logic Co abierta (Po) se determinaron a partir de 120 segundos d Bio-Patch o de la relación Po = I/i (N), donde I = corrie número de canales activos en el parche.
Cultivo de células
Los fibroblastos de ratón NIH3T3 que expre patch-clamp de membrana escindida. Las células se medio de Eagle modificado de Dulbecco suplementado p-Me, 1 X pen/strep, y HEPES 25 mM en matraces de sembraron de 2500 a 5000 células en cubreobjetos de v a 24 horas en presencia o ausencia de moduladores a 3 B. Determinación cromatográfica del ensayo de albú La determinación cromatográfica de los valor sistema UPLC-MS usando una columna ChiralPak® consistía de tampón de acetato de amonio 50 mM en a compartimento de la columna se mantuvo a una temp retención en la columna HSA se realizó inyectando 3 m lineal del 0%-30% B en 2,5 minutos, seguido de un equilibrado final del 30% al 0% de B en 1,5 minutos, p mantuvo constante durante todo el gradiente y se fijó columna HSA se convirtió en valores de % de HSA de Al, 2003) correlacionando los tiempos de retención de plasmáticas (PPB) obtenidos de experimentos de diális luego en la Tabla 9 siguiente.
Valko, K., Nunhuck, S., Bevan, C., Abraha Determine Compounds Binding to Human Serum Al Artificial Membrane Lipophilicity. J. of Pharm. Sci. 2003, C. Protocolo experimental para estudios PK de rata I El compuesto probado se administró a ratas única de 3,0 mg/kg como una solución en NMP al 10%, El compuesto probado también se administró a ratas mg/kg como una solución en NMP al 5%, PEG400 al 3 dosis. Los análisis de plasma y preparaciones de dosis an de manera estable F508del para registros de células 2 y 90% de humedad en medio de Eagle modificado de fetal al 10%, 1 X NEAA, p-ME, 1 X pen/strep y HEPES s de células completas, se sembraron de 2500 a 5000 a y se cultivaron durante 18 a 24 horas en presencia o
del-CFTR expresada en células NIH3T3 después del membrana de adentro hacia afuera escindidos como se pigny, G., Jallat, S., Dott, K., Dreyer, D., Crystal, R.G., 354, 526-528) usando un amplificador de patch-clamp (en mM): 150 NMDG, 150 ácido aspártico, 5 CaCh, 2 año contenía (en mM): 150 NMDG-Cl, 2 MgCh, 5 EGTA, ués de la escisión, tanto wt- como F508del se activaron ica de la proteína quinasa dependiente de cAMP (PKA; s proteínas fosfatasas, lo que evitó la transferencia de Se analizó la actividad del canal a partir de parches de áximo de aperturas simultáneas determinó el número de determinar la amplitud de corriente de único canal, los 508del se filtraron "fuera de línea" a 100 Hz y luego se puntos que se ajustaron con funciones multigaussianas Francia). La corriente microscópica total y la probabilidad tividad del canal. La Po se determinó usando el software edia, i = amplitud de corriente de un único canal y N =
de manera estable F508del se usan para registros de uvieron a 37° C en 5% de CO2 y 90% de humedad en glutamina 2 mM, suero bovino fetal al 10%, 1 X NEAA, tivo de 175 cm2. Para los registro de un único canal, se recubiertos de poli-L-lisina y se cultivaron durante de 18 .
a de suero humano (HSA)
e albúmina de suero humano (HSA) se realizó en un (p/n: 58469AST) de Sigma Aldrich. La fase móvil A ajustada a pH = 7,4, y la fase móvil B fue 2-propanol. El ra constante de 30° C. La determinación del tiempo de 0,5 mM de compuesto (en DMSO) usando un gradiente tención al 30% de B durante 2 minutos, y el paso de un tiempo de ejecución total de 6 minutos. El caudal se 1,8 ml/min. El tiempo de retención del compuesto en la erdo con un protocolo previamente publicado (Valko, et. columna con los valores estándar de unión a proteínas Los datos de HSA para ciertos compuestos se resumen
.H., Reynolds, D.P. Fast Gradient HPLC Method to in. Relationships with Octanol/Water and Immobilized 2236-2248.
PO
gue-Dawley macho como una dosis intravenosa nominal tol al 10%, EtOH al 15%, PEG400 al 35% y D5W al 30%. o Sprague-Dawley a una dosis oral nominal única de 3 TpGs al 10%, PVP-K30 al 5% a 5 ml/kg de volumen de alizaron mediante LC/MS/MS.
Los perfiles de concentración en plasma-tiem tiempos de muestreo programados (nominales) s compartimentales que usan la función PK dentro del s Waltham, MA). Los valores de la AUC se calcularon usan D. Protocolo experimental para el ensayo de PXR
La propensión a la inducción de CYP3A4 media Esta línea celular, que ha sido autorizada por Puracy establemente con genes que codifican PXR humano, as región promotora CYP3A4 y potenciadores distales y pro El ensayo se realiza en formato de 384 pocillo varían de 0,1 a 60 pM. El día 1, las células DpX-2 q criopreservado se descongelan y se siembran en placas las células se cultivan en medio que contiene el artículo positivo, la rifampicina inductora de CYP3A4 validada clí de prueba durante 48 horas y luego se evalúa la viabilid Titer-Fluor, Promega) con un lector de placas EnVision ( CYP3A4, que es proporcional a la actividad de las lucífe regeneración Promega One-Globo usando el mismo lect El procesamiento de datos dentro del paquete máximas de inducción en comparación con el control de y una curva de respuesta a la dosis de 11 puntos. Los p para el análisis y no se informa de las placas en las que intervalo esperado, ya sea en potencia o inducción máxi E. Datos de CFTR de compuestos
Los compuestos de fórmula (I) son útiles como ilustra la EC50 de los compuestos de la Tabla 9 usando l anteriormente en A1). La Tabla 9 siguiente también resu inducción máxima de PXR, la depuración de Rata IV, descritos anteriormente.
del compuesto ensayado en ratas Sprague-Dawley en analizaron mediante métodos farmacocinéticos no are Watson LIMS, versión 7.4.2 (Thermo Scientific Inc, la regla trapezoidal lineal.
por PXR se evalúa usando la línea celular DPX-2 in vitro. nc., se derivó de células HepG2 y se ha transfectado mo un indicador de luciferasa modificado vinculado a la ales relacionados.
cada artículo de prueba se administra en 11 dosis que se habían expandido con anterioridad internamente y cultivo de tejidos. Al día siguiente, se cambia el medio y prueba, el control del vehículo o el compuesto de control amente. Las células se cultivan en presencia del artículo celular usando un ensayo basado en fluorescencia (Cell rkinElmer). Posteriormente, se mide la transactivación de , mediante la lectura de luminiscencia con el sistema de e placas.
e software de Genedata permite informar de las veces hículo, un valor de EC50 para los inductores de CYP 3A4 llos con una viabilidad celular inferior al 70% no se usan respuesta de control positivo de rifampicina cae fuera del
duladores de la actividad de CFTR. La Tabla 9 siguiente procedimientos descritos anteriormente (ensayo descrito la actividad de CFTR (CFTR dF508 EC 0), los datos de AUC de rata y PO de Rata para ciertos compuestos


F. Metabolitos
Se ha determinado que el Compuesto 1 se m metabolismo oxidativo. Los Compuestos 30, 31, 36, 39, Ejemplo G: Experimentos de transporte de cloruro
En un experimento de cámara Ussing con transporte de cloruro. El efecto del Compuesto 1 sobre e Además, el F508del-CFTR administrado a la superficie Compuesto II fue potenciado por el Compuesto III. La c III proporcionó un aumento superior en el transporte d mayoría de las condiciones probadas.
Ejemplo G2: Experimentos in vitro de procesamiento La combinación de Compuesto 1 y Compuest procesamiento y tráfico de CFTR en comparación con que los dos correctores de CFTR actúan a través de dif para aumentar la cantidad de F508del-CFTR suministra Además, el efecto más que aditivo de la c procesamiento y tráfico de CFTR sugiere que los
mecanismos para dar como resultado el suministro de con cualquiera de los correctores CFTR solos.
oliza tanto in vitro como in vivo, mayoritariamente por el y 57 son metabolitos del compuesto 1.
ulas F508del/F508del-HBE, el Compuesto 1 mejoró el ansporte de cloruro fue aditivo al efecto del Compuesto II. lular por el Compuesto 1 solo o en combinación con el binación triple de Compuesto 1/Compuesto II/Compuesto loruro en comparación con los 3 regímenes duales en la
tráfico de F508del-CFTR
II dio como resultado una mejora más que aditiva en el lquiera de los correctores de CFTR solos, lo que sugiere ntes mecanismos de acción, que actúan sinérgicamente la superficie celular.
inación del Compuesto 1 y el Compuesto II sobre el correctores de CFTR actúan a través de diferentes proteína de CFTR a la superficie celular en comparación
Claims (10)
1. Un compuesto que tiene la fórmula siguiente:

una sal farmacéuticamente aceptable del mismo, o un derivado deuterado de cualquiera de los anteriores.
2. Un compuesto de acuerdo con la reivindicación 1 que tiene la fórmula siguiente:

o una sal farmacéuticamente aceptable del mismo.
3. Una composición farmacéutica que comprende por lo menos un compuesto elegido de los compuestos de la reivindicación 1 o la reivindicación 2, una sal farmacéuticamente aceptable del mismo, o un derivado deuterado de cualquiera de los anteriores.
4. Un compuesto de la reivindicación 1 o la reivindicación 2, o una sal farmacéuticamente aceptable del mismo, o un derivado deuterado de cualquiera de los anteriores, o una composición farmacéutica de acuerdo con la reivindicación 3 para su uso en un método para tratar la fibrosis quística.
5. Un compuesto de acuerdo con la reivindicación 1 que tiene la fórmula siguiente:

6. Una composición farmacéutica de acuerdo con la reivindicación 3 que comprende el compuesto de la reivindicación 5 y un portador farmacéuticamente aceptable.
7. Un compuesto o composición farmacéutica para su uso de acuerdo con la reivindicación 4 que es un compuesto de la reivindicación 5, o una composición farmacéutica de la reivindicación 6, para su uso en un método para tratar la
fibrosis quística.
8. Una sal farmacéuticamente aceptable de acuerdo con la reivindicación 1 de un compuesto que tiene la fórmula siguiente:

9. Una composición farmacéutica de acuerdo con la reivindicación 3 que comprende la sal farmacéuticamente aceptable de la reivindicación 8 y un portador farmacéuticamente aceptable.
10. Una sal farmacéuticamente aceptable o una composición farmacéutica para el uso de acuerdo con la reivindicación 4 que es una sal farmacéuticamente aceptable de la reivindicación 8, o una composición farmacéutica de la reivindicación 9, para su uso en un método para tratar la fibrosis quística.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201662432537P | 2016-12-09 | 2016-12-09 | |
| PCT/US2017/065425 WO2018107100A1 (en) | 2016-12-09 | 2017-12-08 | Modulator of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2837431T3 true ES2837431T3 (es) | 2021-06-30 |
Family
ID=60953944
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17826629T Active ES2837431T3 (es) | 2016-12-09 | 2017-12-08 | Moduladores del regulador de la conductancia transmembrana de fibrosis quística, composiciones farmacéuticas, métodos de tratamiento, y procesos para elaborar el modulador |
Country Status (37)
| Country | Link |
|---|---|
| US (4) | US10793547B2 (es) |
| EP (2) | EP3812379A1 (es) |
| JP (3) | JP6916285B2 (es) |
| KR (1) | KR102269492B1 (es) |
| CN (2) | CN117843619A (es) |
| AR (1) | AR110346A1 (es) |
| AU (3) | AU2017371200B2 (es) |
| CA (1) | CA3046086A1 (es) |
| CL (1) | CL2019001553A1 (es) |
| CO (1) | CO2019007129A2 (es) |
| CY (1) | CY1123736T1 (es) |
| DK (1) | DK3551622T3 (es) |
| EA (2) | EA202192783A1 (es) |
| EC (1) | ECSP19048759A (es) |
| ES (1) | ES2837431T3 (es) |
| GE (1) | GEP20247634B (es) |
| HR (1) | HRP20201946T1 (es) |
| HU (1) | HUE052205T2 (es) |
| IL (3) | IL277491B (es) |
| JO (1) | JOP20190125B1 (es) |
| LT (1) | LT3551622T (es) |
| MA (2) | MA49235B1 (es) |
| MD (1) | MD3551622T2 (es) |
| MX (2) | MX2021013639A (es) |
| NZ (1) | NZ795112A (es) |
| PE (2) | PE20241131A1 (es) |
| PT (1) | PT3551622T (es) |
| RS (1) | RS61150B1 (es) |
| SA (1) | SA519401947B1 (es) |
| SG (1) | SG10201913606VA (es) |
| SI (1) | SI3551622T1 (es) |
| SM (1) | SMT202000617T1 (es) |
| TW (1) | TWI774712B (es) |
| UA (1) | UA128449C2 (es) |
| UY (2) | UY37513A (es) |
| WO (1) | WO2018107100A1 (es) |
| ZA (2) | ZA201904062B (es) |
Families Citing this family (37)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| RS60906B1 (sr) | 2014-10-06 | 2020-11-30 | Vertex Pharma | Modulatori regulatora transmembranske provodljivosti za cističnu fibrozu |
| ES2946970T3 (es) | 2016-03-31 | 2023-07-28 | Vertex Pharma | Regulador de conductancia transmembrana de moduladores de fibrosis quística |
| LT3519401T (lt) | 2016-09-30 | 2021-11-25 | Vertex Pharmaceuticals Incorporated | Cistinės fibrozės transmembraninio laidumo reguliavimo moduliatorius, farmacinės kompozicijos, gydymo būdai ir moduliatoriaus gamybos būdas |
| PT3551622T (pt) * | 2016-12-09 | 2020-11-12 | Vertex Pharma | Modulador do regulador da condutância transmembrana da fibrose quística, composições farmacêuticas, métodos de tratamento e processo de fabrico do modulador |
| US11253509B2 (en) | 2017-06-08 | 2022-02-22 | Vertex Pharmaceuticals Incorporated | Methods of treatment for cystic fibrosis |
| WO2019018395A1 (en) * | 2017-07-17 | 2019-01-24 | Vertex Pharmaceuticals Incorporated | METHODS OF TREATING CYSTIC FIBROSIS |
| TWI799435B (zh) | 2017-08-02 | 2023-04-21 | 美商維泰克斯製藥公司 | 製備化合物之製程 |
| US10654829B2 (en) | 2017-10-19 | 2020-05-19 | Vertex Pharmaceuticals Incorporated | Crystalline forms and compositions of CFTR modulators |
| CA3085006A1 (en) | 2017-12-08 | 2019-06-13 | Vertex Pharmaceuticals Incorporated | Processes for making modulators of cystic fibrosis transmembrane conductance regulator |
| TWI810243B (zh) * | 2018-02-05 | 2023-08-01 | 美商維泰克斯製藥公司 | 用於治療囊腫纖化症之醫藥組合物 |
| CA3088577A1 (en) * | 2018-02-15 | 2019-08-22 | Vertex Pharmaceuticals Incorporated | Macrocycles as modulators of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions thereof, their use in the treatment of cycstic fibrosis, and process for making them |
| US11414439B2 (en) | 2018-04-13 | 2022-08-16 | Vertex Pharmaceuticals Incorporated | Modulators of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator |
| TWI848092B (zh) * | 2019-04-03 | 2024-07-11 | 美商維泰克斯製藥公司 | 囊腫纖維化跨膜傳導調節蛋白調節劑 |
| WO2020214921A1 (en) | 2019-04-17 | 2020-10-22 | Vertex Pharmaceuticals Incorporated | Solid forms of modulators of cftr |
| WO2020242935A1 (en) * | 2019-05-29 | 2020-12-03 | Vertex Pharmaceuticals Incorporated | Methods of treatment for cystic fibrosis |
| TWI867024B (zh) | 2019-08-14 | 2024-12-21 | 美商維泰克斯製藥公司 | 囊腫纖維化跨膜傳導調節蛋白之調節劑 |
| US11873300B2 (en) | 2019-08-14 | 2024-01-16 | Vertex Pharmaceuticals Incorporated | Crystalline forms of CFTR modulators |
| TWI899097B (zh) | 2019-08-14 | 2025-10-01 | 美商維泰克斯製藥公司 | 製備cftr調節劑之方法 |
| CR20230120A (es) | 2020-08-07 | 2023-09-01 | Vertex Pharma | Moduladores del regulador de la conductancia transmembrana de la fibrosis quística |
| WO2022036060A1 (en) | 2020-08-13 | 2022-02-17 | Vertex Pharmaceuticals Incorporated | Crystalline forms of cftr modulators |
| US12612416B2 (en) | 2020-10-07 | 2026-04-28 | Vertex Pharmaceuticals Incorporated | Modulators of cystic fibrosis transmembrane conductance regulator |
| US12324802B2 (en) | 2020-11-18 | 2025-06-10 | Vertex Pharmaceuticals Incorporated | Modulators of cystic fibrosis transmembrane conductance regulator |
| CR20230260A (es) * | 2020-11-18 | 2023-10-05 | Vertex Pharma | Macrociclos que contienen un anillo de 1,3,4-oxadiazol para su uso como moduladores del regulador de la conductancia transmembrana de la fibrosis quística |
| IL303519A (en) | 2020-12-10 | 2023-08-01 | Vertex Pharma | Cystic fibrosis treatment methods |
| CA3249378A1 (en) | 2022-02-03 | 2023-08-10 | Vertex Pharmaceuticals Incorporated | TREATMENT METHODS FOR CYSTIC FIBROSIS |
| IL314691A (en) | 2022-02-03 | 2024-10-01 | Vertex Pharma | PREPARATION METHODS AND CRYSTALLINE FORMS OF (6A,12A)-17-AMINO-12-METHYL-6,15-BIS(TRIFLUOROMETHYL)-13,19-DIOXA-3,4,18-TRIAZATRICYCLO[ 12.3.112.3.1. NONADECA-1(18),2,4,14,16-PENTAEN-6-OL |
| CN118974059A (zh) | 2022-02-08 | 2024-11-15 | 弗特克斯药品有限公司 | 囊性纤维化跨膜传导调控因子的调节剂 |
| WO2023224924A1 (en) | 2022-05-16 | 2023-11-23 | Vertex Pharmaceuticals Incorporated | Solid forms of a macrocyclic compounds as cftr modulators and their preparation |
| CA3253026A1 (en) | 2022-05-16 | 2023-11-23 | Vertex Pharmaceuticals Incorporated | TREATMENT METHODS FOR CYSTIC FIBROSIS |
| JP2025519597A (ja) * | 2022-06-10 | 2025-06-26 | シオナ セラピューティクス インコーポレイテッド | 化合物、組成物、及びそれらを使用する方法 |
| EP4565212A1 (en) | 2022-08-04 | 2025-06-11 | Vertex Pharmaceuticals Incorporated | Compositions for the treatment of cftr-mediated diseases |
| EP4587443A1 (en) | 2022-09-15 | 2025-07-23 | Idorsia Pharmaceuticals Ltd | Macrocyclic cftr modulators |
| JP2025530377A (ja) | 2022-09-15 | 2025-09-11 | イドルシア・ファーマシューティカルズ・リミテッド | 大環状cftr調節剤とcftrコレクター及び/又はcftrポテンシエーターとの合剤 |
| WO2025166342A1 (en) | 2024-02-04 | 2025-08-07 | Vertex Pharmaceuticals Incorporated | Combination of vanzacaftor, tezacaftor, deutivacaftor for use in treating cystic fibrosis |
| WO2025186214A1 (en) | 2024-03-05 | 2025-09-12 | Idorsia Pharmaceuticals Ltd | Macrocyclic cftr modulators |
| WO2026006653A1 (en) | 2024-06-28 | 2026-01-02 | Vertex Pharmaceuticals Incorporated | Combination comprising exacaftor/tezacaftor/ivacaftor for use in treating cystic fibrosis where the patient has at least one cftr mutation |
| CN121494792A (zh) * | 2026-01-14 | 2026-02-10 | 山东国邦药业有限公司 | 一种5-甲氧基-4,6-二羟基嘧啶的制备方法 |
Family Cites Families (241)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US1117936A (en) * | 1914-03-04 | 1914-11-17 | Harry H West | Circular-knitting machine. |
| GB967177A (en) | 1959-10-13 | 1964-08-19 | Rohm & Haas | A method for preparing pyrrolidinones and piperidinones |
| FR1335705A (fr) | 1961-10-11 | 1963-08-23 | Dow Corning | Silanes cycliques contenant de l'azote, leur préparation et leur hydrolyse |
| EP0194599A3 (en) | 1985-03-14 | 1988-01-20 | Nissan Chemical Industries Ltd. | Benzamide derivatives, process for producing the same, and soil fungicides containing the same |
| CA2079343A1 (en) | 1990-03-30 | 1991-10-01 | Eric E. Allen | Substituted pyrazoles, isoxazoles and isothiazoles |
| GB9122590D0 (en) | 1991-10-24 | 1991-12-04 | Lilly Industries Ltd | Pharmaceutical compounds |
| DE4410453A1 (de) | 1994-03-25 | 1995-09-28 | Hoechst Ag | Substituierte heterocyclische Carbonsäureamidester, ihre Herstellung und ihre Verwendung als Arzneimittel |
| GB9514160D0 (en) | 1994-07-25 | 1995-09-13 | Zeneca Ltd | Aromatic compounds |
| JPH10512272A (ja) | 1995-01-19 | 1998-11-24 | ノバルティス アクチエンゲゼルシャフト | 除草用組成物 |
| CN1202800A (zh) | 1995-11-23 | 1998-12-23 | 诺瓦提斯公司 | 除草组合物 |
| CA2238875C (en) | 1995-12-15 | 2003-09-16 | Merck Frosst Canada Inc. | Tri-aryl ethane derivatives as pde iv inhibitors |
| EP0922028A1 (en) | 1996-08-26 | 1999-06-16 | Genetics Institute, Inc. | Inhibitors of phospholipase enzymes |
| JPH10114654A (ja) | 1996-10-09 | 1998-05-06 | Fujisawa Pharmaceut Co Ltd | 新規用途 |
| WO1998031226A1 (de) | 1997-01-15 | 1998-07-23 | Novartis Ag | Herbizides mittel |
| GB9716657D0 (en) | 1997-08-07 | 1997-10-15 | Zeneca Ltd | Chemical compounds |
| DE19742951A1 (de) | 1997-09-29 | 1999-04-15 | Hoechst Schering Agrevo Gmbh | Acylsulfamoylbenzoesäureamide, diese enthaltende nutzpflanzenschützende Mittel und Verfahren zu ihrer Herstellung |
| DE19802697A1 (de) | 1998-01-24 | 1999-07-29 | Bayer Ag | Selektive Herbizide auf Basis von N-Aryl-triazolin(thi)onen und N-Arylsulfonylamino(thio)carbonyltriazolin(thi)onen |
| CA2320217C (en) | 1998-02-13 | 2005-01-11 | Kureha Kagaku Kogyo Kabushiki Kaisha | N-(phenylsulfonyl) picolinamide derivatives, process for producing the same, and herbicide |
| CA2327397A1 (en) | 1998-04-06 | 1999-10-14 | Fujisawa Pharmaceutical Co., Ltd. | Indole derivatives |
| YU86801A (sh) | 1999-06-10 | 2004-07-15 | Warner-Lambert Company | Izoindol derivati korisni u inhibiciji agregacije amiloidnih proteina i snimanju amiloidnih naslaga |
| DE19936438A1 (de) | 1999-08-03 | 2001-02-08 | Aventis Cropscience Gmbh | Kombinationen von Herbiziden und Safenern |
| DE19940860A1 (de) | 1999-08-27 | 2001-03-01 | Bayer Ag | Selektive Herbizide auf Basis eines substituierten Phenylsulfonyl aminocarbonyltriazolinons und Safenern II |
| DE19958381A1 (de) | 1999-12-03 | 2001-06-07 | Bayer Ag | Herbizide auf Basis von N-Aryl-uracilen |
| WO2002015902A1 (en) | 2000-08-23 | 2002-02-28 | Merck & Co., Inc. | Method of treating or preventing urinary incontinence using prostanoid ep1 receptor antagonists |
| US6720338B2 (en) | 2000-09-20 | 2004-04-13 | Abbott Laboratories | N-acylsulfonamide apoptosis promoters |
| AR031130A1 (es) | 2000-09-20 | 2003-09-10 | Abbott Lab | N-acilsulfonamidas promotoras de la apoptosis |
| US20020055631A1 (en) | 2000-09-20 | 2002-05-09 | Augeri David J. | N-acylsulfonamide apoptosis promoters |
| JP2004529855A (ja) | 2000-10-10 | 2004-09-30 | スミスクライン ビーチャム コーポレーション | 置換インドール類、そのような置換インドール類を含む医薬組成物及びPPAR−γ結合剤としてのそれらの使用 |
| DE10119721A1 (de) | 2001-04-21 | 2002-10-31 | Bayer Cropscience Gmbh | Herbizide Mittel enthaltend Benzoylcyclohexandione und Safener |
| DE60222409T2 (de) | 2001-05-31 | 2008-09-25 | Vicore Pharma Ab | Trizyklische verbindungen, nützlich als angiotensin ii agonisten |
| CN1880304B (zh) | 2001-06-28 | 2010-11-24 | 辉瑞产品公司 | 三酰胺取代的吲哚、苯并呋喃及苯并噻吩 |
| DE10145019A1 (de) | 2001-09-13 | 2003-04-03 | Bayer Cropscience Gmbh | Kombinationen aus Herbiziden und Safenern |
| DE10146873A1 (de) | 2001-09-24 | 2003-04-17 | Bayer Cropscience Gmbh | Heterocyclische Amide und -Iminderivate, Verfahren zu ihrer Herstellung, sie enthaltende Mittel und ihre Verwendung als Schädlingsbekämpfungsmittel |
| CA2672549A1 (en) | 2001-11-14 | 2003-06-12 | Ben-Zion Dolitzky | Amorphous and crystalline forms of losartan potassium and process for their preparation |
| WO2003043655A1 (fr) | 2001-11-19 | 2003-05-30 | Ono Pharmaceutical Co., Ltd. | Remedes pour la frequence urinaire |
| DE10157545A1 (de) | 2001-11-23 | 2003-06-12 | Bayer Cropscience Gmbh | Herbizide Mittel enthaltend Benzoylpyrazole und Safener |
| AU2003220558A1 (en) | 2002-03-27 | 2004-06-03 | Smithkline Beecham Corporation | Amide compounds and methods of using the same |
| GB0212785D0 (en) | 2002-05-31 | 2002-07-10 | Glaxo Group Ltd | Compounds |
| MXPA04012252A (es) | 2002-06-08 | 2005-02-25 | Bayer Cropscience Gmbh | Combinaciones de acidos carboxilicos aromaticos herbicidas y de antidotos. |
| DE10237461A1 (de) | 2002-08-16 | 2004-02-26 | Bayer Cropscience Gmbh | Herbizide Mittel enthaltend Benzoylpyrazole und Safener |
| WO2004021987A2 (en) | 2002-09-06 | 2004-03-18 | Merck & Co., Inc. | Treatment of rheumatoid arthritis by inhibition of pde4 |
| AP2005003292A0 (en) | 2002-09-30 | 2005-06-30 | Univ California | Cystic fibrosis transmembrane conductance regulator protein inhibitors and uses thereof |
| US20060058363A1 (en) | 2002-10-22 | 2006-03-16 | Zhaoyin Wang | Nitric oxide releasing selective cyclooxygenase-2 inhibitors |
| GB0225548D0 (en) | 2002-11-01 | 2002-12-11 | Glaxo Group Ltd | Compounds |
| WO2004046141A1 (en) | 2002-11-21 | 2004-06-03 | Vicore Pharma Ab | New tricyclic angiotensin ii agonists |
| EP1578725A1 (en) | 2002-12-20 | 2005-09-28 | Pfizer Products Inc. | Microsomal triglyceride transfer protein inhibitors |
| CA2510815A1 (en) | 2002-12-20 | 2004-07-08 | Pfizer Products Inc. | Microsomal triglyceride transfer protein inhibitors |
| WO2004078114A2 (en) | 2003-02-28 | 2004-09-16 | Encysive Pharmaceuticals Inc. | Pyridine, pyrimidine, quinoline, quinazoline, and naphthalene urotensin-ii receptor antagonists. |
| WO2004085420A1 (en) | 2003-03-24 | 2004-10-07 | Vicore Pharma Ab | Bicyclic compounds useful as angiotensin ii agonists |
| ATE440825T1 (de) | 2003-06-06 | 2009-09-15 | Vertex Pharma | Pyrimidin-derivate zur verwendung als modulatoren von atp-bindende kassette transportern |
| WO2005049593A2 (en) | 2003-11-13 | 2005-06-02 | Abbott Laboratories | N-acylsulfonamide apoptosis promoters |
| RU2006120549A (ru) | 2003-11-14 | 2007-12-27 | Вертекс Фармасьютикалз Инкорпорейтед (Us) | Тиазолы и оксазолы, применяемые в качестве модуляторов транспортеров арт-связывающей кассеты |
| GB0328024D0 (en) | 2003-12-03 | 2004-01-07 | Glaxo Group Ltd | Compounds |
| US20090131342A1 (en) | 2004-01-22 | 2009-05-21 | Nitromed, Inc. | Nitrosated and/or nitrosylated compounds, compositions and methods of use |
| WO2005075435A1 (en) | 2004-01-30 | 2005-08-18 | Vertex Pharmaceuticals Incorporated | Modulators of atp-binding cassette transporters |
| US7977322B2 (en) | 2004-08-20 | 2011-07-12 | Vertex Pharmaceuticals Incorporated | Modulators of ATP-binding cassette transporters |
| EA010369B1 (ru) | 2004-02-04 | 2008-08-29 | Пфайзер Продактс Инк. | Замещенные хинолиновые соединения |
| US20050197376A1 (en) | 2004-03-02 | 2005-09-08 | Fujisawa Pharmaceutical Co. Ltd. | Concomitant drugs |
| CN101768129B (zh) | 2004-03-05 | 2012-05-23 | 日产化学工业株式会社 | 异*唑啉取代苯甲酰胺化合物的制备中间体 |
| WO2005099705A2 (en) | 2004-03-24 | 2005-10-27 | Bayer Pharmaceuticals Corporation | Preparation of imidazole derivatives and methods of use |
| EA011074B1 (ru) | 2004-03-30 | 2008-12-30 | Дзе Риджентс Оф Дзе Юниверсити Оф Калифорния | Гидразидсодержащие соединения - ингибиторы cftr и их применение |
| GB0410121D0 (en) | 2004-05-06 | 2004-06-09 | Glaxo Group Ltd | Compounds |
| US8354427B2 (en) | 2004-06-24 | 2013-01-15 | Vertex Pharmaceutical Incorporated | Modulators of ATP-binding cassette transporters |
| CN101891680B (zh) | 2004-06-24 | 2014-10-29 | 沃泰克斯药物股份有限公司 | Atp-结合弹夹转运蛋白的调控剂 |
| CN101014572B (zh) | 2004-09-15 | 2011-07-06 | 盐野义制药株式会社 | 具有hiv整合酶抑制活性的氨基甲酰基吡啶酮衍生物 |
| NZ554211A (en) | 2004-09-29 | 2010-10-29 | Portola Pharm Inc | Substituted 2H-1,3-Benzoxazin-4(3H)-ones |
| JP2008523139A (ja) | 2004-12-14 | 2008-07-03 | アストラゼネカ・アクチエボラーグ | 置換アミノピリジン類及びその使用 |
| AU2005316540A1 (en) | 2004-12-16 | 2006-06-22 | Vertex Pharmaceuticals Incorporated | Pyrid-2-ones useful as inhibitors of Tec family protein kinases for the treatment of inflammatory, proliferative and immunologically-mediated diseases |
| CA2592442A1 (en) | 2004-12-23 | 2006-06-29 | Glaxo Group Limited | Pyridine compounds for the treatment of prostaglandin mediated diseases |
| GB0428173D0 (en) | 2004-12-23 | 2005-01-26 | Astrazeneca Ab | Compounds |
| JP5426878B2 (ja) | 2005-05-24 | 2014-02-26 | バーテックス ファーマシューティカルズ インコーポレイテッド | Atp−結合カセットトランスポーターのモジュレーター |
| WO2007019397A2 (en) | 2005-08-05 | 2007-02-15 | Genelabs Technologies, Inc. | 6-membered aryl and heteroaryl derivatives for the treatment of hepatitis c virus |
| ATE512145T1 (de) | 2005-08-11 | 2011-06-15 | Vertex Pharma | Modulatoren des cystic fibrosis transmembrane conductance regulators |
| WO2007053641A2 (en) | 2005-11-01 | 2007-05-10 | Mars, Incorporated | A-type procyanidins and inflammation |
| EP2774925B1 (en) | 2005-11-08 | 2016-12-28 | Vertex Pharmaceuticals Incorporated | Heterocyclic modulators of ATP-binding cassette transporters |
| AU2006331565A1 (en) | 2005-12-27 | 2007-07-05 | Vertex Pharmaceuticals Incorporated | Compounds useful in CFTR assays and methods therewith |
| AU2006336504C9 (en) | 2005-12-28 | 2015-05-14 | Vertex Pharmaceuticals Incorporated | 1-(benzo [D] [1,3] dioxol-5-yl) -N- (phenyl) cyclopropane- carboxamide derivatives and related compounds as modulators of ATP-Binding Cassette transporters for the treatment of Cystic Fibrosis |
| US7671221B2 (en) | 2005-12-28 | 2010-03-02 | Vertex Pharmaceuticals Incorporated | Modulators of ATP-Binding Cassette transporters |
| DK3219705T3 (da) | 2005-12-28 | 2020-04-14 | Vertex Pharma | Farmaceutiske sammensætninger af den amorfe form af n-[2,4-bis(1,1-dimethylethyl)-5-hydroxyphenyl]-1,4-dihydro-4-oxoquinolin-3-carboxamid |
| WO2007113327A2 (en) | 2006-04-05 | 2007-10-11 | Bayer Cropscience Sa | Fungicide n-cyclopropyl-sulfonylamide derivatives |
| US7776905B2 (en) | 2006-04-07 | 2010-08-17 | Vertex Pharmaceuticals Incorporated | Modulators of ATP-binding cassette transporters |
| AU2007249269A1 (en) | 2006-05-12 | 2007-11-22 | Vertex Pharmaceuticals Incorporated | Compositions of N-[2,4-bis(1,1-dimethylethyl)-5-hydroxyphenyl)-1,4-dihydro-4-oxoquinoline-3-carboxamide |
| EP2038272B8 (en) | 2006-06-30 | 2013-10-23 | Sunesis Pharmaceuticals, Inc. | Pyridinonyl pdk1 inhibitors |
| NZ576642A (en) | 2006-11-03 | 2011-11-25 | Vertex Pharma | Azaindole derivatives as cftr modulators |
| US7754739B2 (en) | 2007-05-09 | 2010-07-13 | Vertex Pharmaceuticals Incorporated | Modulators of CFTR |
| EP2134683A2 (en) | 2007-02-12 | 2009-12-23 | Intermune, Inc. | Novel inhibitors hepatitis c virus replication |
| WO2008141385A1 (en) | 2007-05-21 | 2008-11-27 | Biota Scientific Management Pty Ltd | Viral polymerase inhibitors |
| US8058299B2 (en) | 2007-05-22 | 2011-11-15 | Via Pharmaceuticals, Inc. | Diacylglycerol acyltransferase inhibitors |
| JP5440984B2 (ja) | 2007-05-25 | 2014-03-12 | アムジエン・インコーポレーテツド | β−セクレターゼ修飾剤としての置換ヒドロキシエチルアミン化合物および使用方法 |
| GB0716532D0 (en) | 2007-08-24 | 2007-10-03 | Angeletti P Ist Richerche Bio | Therapeutic compounds |
| EP2197842B1 (en) | 2007-08-29 | 2012-05-23 | Schering Corporation | 2, 3-substituted indole derivatives for treating viral infections |
| CA2699292A1 (en) | 2007-09-14 | 2009-03-26 | Vertex Pharmaceuticals Incorporated | Solid forms of n-[2,4-bis(1,1-dimethylethyl)-5-hydroxyphenyl]-1,4-dihydro-4-oxoquinoline-3-carboxamide |
| CA2705586A1 (en) | 2007-11-16 | 2009-05-22 | Schering Corporation | 3-heterocyclic substituted indole derivatives and methods of use thereof |
| AU2013231151B2 (en) | 2007-11-16 | 2015-06-25 | Vertex Pharmaceuticals Incorporated | Isoquinoline modulators of ATP-Binding Cassette transporters |
| GB0723794D0 (en) | 2007-12-05 | 2008-01-16 | Lectus Therapeutics Ltd | Potassium ion channel modulators and uses thereof |
| HUE031913T2 (en) | 2007-12-07 | 2017-08-28 | Vertex Pharma | Solid forms of 3-(6-(1-(2,2-difluorobenzo[d][1,3]dioxol-5-yl) cyclopropanecarboxamido)-3-methylpyridin-2-yl) benzoic acid |
| PL2231606T3 (pl) | 2007-12-07 | 2013-07-31 | Vertex Pharma | Sposoby wytwarzania kwasów cykloalkilokarboksyamidopirydynobenzoesowych |
| AU2013270464B2 (en) | 2008-03-31 | 2016-05-26 | Vertex Pharmaceuticals Incorporated | Pyridyl derivatives as CFTR modulators |
| US20110071197A1 (en) | 2008-04-16 | 2011-03-24 | Peter Nilsson | Bis-aryl compounds for use as medicaments |
| US20110112193A1 (en) | 2008-05-14 | 2011-05-12 | Peter Nilsson | Bis-aryl compounds for use as medicaments |
| EP2145537A1 (en) | 2008-07-09 | 2010-01-20 | Bayer CropScience AG | Plant growth regulator |
| UY31982A (es) | 2008-07-16 | 2010-02-26 | Boehringer Ingelheim Int | Derivados de 1,2-dihidropiridin-3-carboxamidas n-sustituidas |
| US20100074949A1 (en) | 2008-08-13 | 2010-03-25 | William Rowe | Pharmaceutical composition and administration thereof |
| KR20110042356A (ko) | 2008-08-13 | 2011-04-26 | 버텍스 파마슈티칼스 인코포레이티드 | 제약 조성물 및 그의 투여 |
| WO2010022307A2 (en) | 2008-08-21 | 2010-02-25 | Smithkline Beecham Corporation | Prolyl hydroxylase inhibitors |
| CA2734500A1 (en) | 2008-08-27 | 2010-03-11 | Calcimedica Inc. | Compounds that modulate intracellular calcium |
| AU2009296271A1 (en) | 2008-09-29 | 2010-04-01 | Vertex Pharmaceuticals Incorporated | Dosage units of 3-(6-(1-(2,2-difluorobenzo [d] [1,3] dioxol-5-yl) cyclopropanecarboxamido)-3-methylpyridin-2-yl)benzoic acid |
| TWI465449B (zh) | 2008-10-23 | 2014-12-21 | Vertex Pharma | 囊腫性纖維化跨膜傳導調節因子之調控因子 |
| DK2365972T3 (en) | 2008-11-06 | 2015-01-19 | Vertex Pharma | Modulators of atp-binding cassette conveyors |
| UA104876C2 (uk) * | 2008-11-06 | 2014-03-25 | Вертекс Фармасьютікалз Інкорпорейтед | Модулятори atф-зв'язувальних касетних транспортерів |
| US20100160322A1 (en) | 2008-12-04 | 2010-06-24 | Abbott Laboratories | Apoptosis-inducing agents for the treatment of cancer and immune and autoimmune diseases |
| UA108193C2 (uk) | 2008-12-04 | 2015-04-10 | Апоптозіндукуючий засіб для лікування раку і імунних і аутоімунних захворювань | |
| EP2382197B1 (en) | 2008-12-30 | 2016-10-05 | Vertex Pharmaceuticals Incorporated | Modulators of cystic fibrosis transmembrane conductance regulator |
| SG172391A1 (en) | 2009-01-19 | 2011-07-28 | Abbott Lab | Apoptosis-inducing agents for the treatment of cancer and immune and autoimmune diseases |
| BRPI1008949B1 (pt) | 2009-03-11 | 2018-07-10 | Bayer Intellectual Property Gmbh | Cetoenóis haloalquilmetilenóxi-fenil-substituídos e seu uso, composição, seu uso e seu método de produção, métodos para combate de pestes animais e/ou crescimento de plantas indesejadas |
| KR101727762B1 (ko) | 2009-03-20 | 2017-04-17 | 버텍스 파마슈티칼스 인코포레이티드 | 낭성 섬유증 막횡단 전도도 조절자의 조정자의 제조 방법 |
| SMT201800416T1 (it) | 2009-03-20 | 2018-09-13 | Vertex Pharma | Modulatori del regolatore di conduttanza trans-membrana della fibrosi cistica |
| WO2010110231A1 (ja) | 2009-03-26 | 2010-09-30 | 塩野義製薬株式会社 | 置換された3-ヒドロキシ-4-ピリドン誘導体 |
| EP2421368A4 (en) | 2009-04-20 | 2013-01-09 | Inst Oneworld Health | COMPOUNDS, COMPOSITIONS AND METHODS FOR PYRIDAZINE SULFONAMIDE DERIVATIVES |
| CA2929347A1 (en) | 2009-05-26 | 2010-12-02 | Milan Bruncko | (hetero)aryl substituted sulfonyl-2-(1h-pyrrolo[2,3-b]pyridine-5-oxy)benzamide compounds and their use as apoptosis-inducing agents for the treatment of cancer and immune and autoimmune diseases |
| WO2011102514A1 (ja) | 2010-02-22 | 2011-08-25 | 武田薬品工業株式会社 | 芳香環化合物 |
| US8247436B2 (en) | 2010-03-19 | 2012-08-21 | Novartis Ag | Pyridine and pyrazine derivative for the treatment of CF |
| US8471029B2 (en) | 2010-03-19 | 2013-06-25 | Vertex Pharmaceutical Incorporated | Solid forms of N-[2,4-bis(1,1-dimethylethyl)-5-hydroxyphenyl]-1,4-dihydro-4-oxoquinoline-3-carboxamide |
| LT2826776T (lt) | 2010-03-25 | 2021-01-11 | Vertex Pharmaceuticals Incorporated | (r)-1(2,2-difluorbenzo(d)(1,3)dioksol-5-il)-n-(1-(2,3-dihidroksipropil)-6-fluor-2-(1-hidroksi-2-metilpropan-2-il)-1h-indol-5-il)-ciklopropankarboksamido kieta amorfinės formos dispersija |
| NZ602795A (en) | 2010-04-07 | 2015-01-30 | Vertex Pharma | Solid forms of 3-(6-(1-(2,2-difluorobenzo[d][1,3]dioxol-5-yl) cyclopropanecarboxamido)-3-methylpyridin-2-yl)benzoic acid |
| RS62767B1 (sr) | 2010-04-07 | 2022-01-31 | Vertex Pharma | Farmaceutski sastavi 3-(6-(1-(2,2-difluorobenzo[d][1,3]dioksol-5-il) ciklopropankarboksamido)-3-metilpiriodin-2-il)benzojeve kiseline i njihova primena |
| US8344137B2 (en) | 2010-04-14 | 2013-01-01 | Hoffman-La Roche Inc. | 3,3-dimethyl tetrahydroquinoline derivatives |
| CN105130948A (zh) | 2010-04-22 | 2015-12-09 | 弗特克斯药品有限公司 | 制备环烷基甲酰胺基-吲哚化合物的方法 |
| AU2011242452A1 (en) | 2010-04-22 | 2012-11-08 | Vertex Pharmaceuticals Incorporated | Pharmaceutical compositions and administrations thereof |
| TWI520960B (zh) | 2010-05-26 | 2016-02-11 | 艾伯維有限公司 | 用於治療癌症及免疫及自體免疫疾病之細胞凋亡誘導劑 |
| US8563593B2 (en) | 2010-06-08 | 2013-10-22 | Vertex Pharmaceuticals Incorporated | Formulations of (R)-1-(2,2-difluorobenzo[D] [1,3] dioxol-5-yl)-N-(1-(2,3-dihydroxypropyl)-6-fluoro-2-(1-hydroxy-2-methylpropan-2-yl)-1H-indol-5-yl)cyclopropanecarboxamide |
| US20120046330A1 (en) | 2010-08-23 | 2012-02-23 | Vertex Pharmaceuticals Incorporated | Pharmaceutical compositions of (r)-1-(2,2-difluorobenzo[d] [1,3]dioxol-5-yl)-n-(1-(2,3-dihydroxypropyl)-6-fluoro-2-(1-hydroxy-2-methylpropan-2-yl)-1h-indol-5-yl) cyclopropanecarboxamide and administration thereof |
| NZ607494A (en) | 2010-08-27 | 2015-04-24 | Vertex Pharma | Pharmaceutical composition and administrations thereof |
| US9394290B2 (en) | 2010-10-21 | 2016-07-19 | Universitaet Des Saarlandes Campus Saarbruecken | Selective CYP11B1 inhibitors for the treatment of cortisol dependent diseases |
| WO2012087938A1 (en) | 2010-12-20 | 2012-06-28 | Glaxosmithkline Llc | Quinazolinone derivatives as antiviral agents |
| EP2471363A1 (de) | 2010-12-30 | 2012-07-04 | Bayer CropScience AG | Verwendung von Aryl-, Heteroaryl- und Benzylsulfonamidocarbonsäuren, -carbonsäureestern, -carbonsäureamiden und -carbonitrilen oder deren Salze zur Steigerung der Stresstoleranz in Pflanzen |
| CA2825746A1 (en) | 2011-01-26 | 2012-08-02 | Kyorin Pharmaceutical Co. Ltd. | Pyrazolopyridine derivative or pharmacologically acceptable salt thereof |
| EP2675789A1 (de) | 2011-02-17 | 2013-12-25 | Bayer Intellectual Property GmbH | Substituierte 3-(biphenyl-3-yl)-8,8-difluor-4-hydroxy-1-azaspiro[4.5]dec-3-en-2-one zur therapie und halogensubstituierte spirocyclische ketoenole |
| CA2828639C (en) | 2011-03-01 | 2019-02-12 | Bayer Intellectual Property Gmbh | 2-acyloxypyrrolin-4-ones |
| AR085585A1 (es) | 2011-04-15 | 2013-10-09 | Bayer Cropscience Ag | Vinil- y alquinilciclohexanoles sustituidos como principios activos contra estres abiotico de plantas |
| HUE047354T2 (hu) | 2011-05-18 | 2020-04-28 | Vertex Pharmaceuticals Europe Ltd | Ivacaftor deuterizált származékai |
| DK3235812T3 (da) | 2011-05-18 | 2019-11-25 | Vertex Pharmaceuticals Europe Ltd | Deutererede derivater af ivacaftor |
| US9260416B2 (en) | 2011-05-27 | 2016-02-16 | Amira Pharmaceuticals, Inc. | Heterocyclic autotaxin inhibitors and uses thereof |
| AU2012300246A1 (en) | 2011-08-30 | 2014-03-06 | Chdi Foundation, Inc. | Kynurenine-3-monooxygenase inhibitors, pharmaceutical compositions, and methods of use thereof |
| WO2013038373A1 (en) | 2011-09-16 | 2013-03-21 | Novartis Ag | Pyridine amide derivatives |
| CN103929956B (zh) | 2011-09-16 | 2017-02-22 | 拜耳知识产权有限责任公司 | 酰基磺酰胺用于改善植物产量的用途 |
| WO2013038386A1 (en) | 2011-09-16 | 2013-03-21 | Novartis Ag | Heterocyclic compounds for the treatment of cystic fibrosis |
| US9226505B2 (en) | 2011-09-23 | 2016-01-05 | Bayer Intellectual Property Gmbh | 4-substituted 1-phenylpyrazole-3-carboxylic acid derivatives as agents against abiotic plant stress |
| RU2640420C2 (ru) | 2011-11-08 | 2018-01-09 | Вертекс Фармасьютикалз Инкорпорейтед | Модуляторы транспортеров атф-связывающей кассеты |
| US8426450B1 (en) | 2011-11-29 | 2013-04-23 | Helsinn Healthcare Sa | Substituted 4-phenyl pyridines having anti-emetic effect |
| MX355183B (es) | 2012-01-25 | 2018-04-09 | Vertex Pharma | Formulaciones de acido 3- (6- (1- (2.2- difluorobenzo [d] [1,3] dioxol-5-il) ciclopropancarboxamido) -3- metilpiridin-2-il) benzoico. |
| JP2015083542A (ja) | 2012-02-08 | 2015-04-30 | 大日本住友製薬株式会社 | 3位置換プロリン誘導体 |
| JP2015511583A (ja) | 2012-02-27 | 2015-04-20 | バーテックス ファーマシューティカルズ インコーポレイテッドVertex Pharmaceuticals Incorporated | 薬学的組成物およびその投与 |
| US8889730B2 (en) | 2012-04-10 | 2014-11-18 | Pfizer Inc. | Indole and indazole compounds that activate AMPK |
| WO2013158121A1 (en) | 2012-04-20 | 2013-10-24 | Vertex Pharmaceuticals Incorporated | Solid forms of n-[2,4-bis(1,1-dimethylethyl)-5-hydroxyphenyl]-1,4-dihydro-4-oxoquinoline-3-carboxamide |
| BR112014029161A2 (pt) | 2012-05-22 | 2017-06-27 | Genentech Inc | benzamidas n-substituídas e seu uso no tratamento de dor |
| EP2858645A1 (en) | 2012-06-08 | 2015-04-15 | Vertex Pharmaceuticals Incorporated | Pharmaceuticl compositions for the treatment of cftr -mediated disorders |
| WO2013185202A1 (en) | 2012-06-14 | 2013-12-19 | Beta Pharma Canada Inc | Apoptosis inducers |
| BR112015000187A2 (pt) | 2012-07-06 | 2017-06-27 | Genentech Inc | benzamidas substituídas com n e métodos de uso das mesmas |
| CA2878057A1 (en) | 2012-07-16 | 2014-01-23 | Rossitza Gueorguieva Alargova | Pharmaceutical compositions of (r)-1-(2,2-difluorobenzo[d][1,3]dioxol-5-yl)-n-(1-(2,3-dihydroxypropyl)-6-fluoro-2-(1-hydroxy-2-methylpropan-2-yl)-1h-indol-5-yl) cyclopropanecarboxamide and administration thereof |
| JP2015178458A (ja) | 2012-07-25 | 2015-10-08 | 杏林製薬株式会社 | ベンゼン環縮合含窒素5員複素環式化合物、またはその薬理学的に許容される塩 |
| CN103571906B (zh) | 2012-07-27 | 2018-12-11 | 上海泽元海洋生物技术有限公司 | 一种利用微藻高效生产虾青素的新方法 |
| ES2677480T3 (es) | 2012-08-13 | 2018-08-02 | Abbvie Inc. | Agentes que inducen apoptosis |
| DK2888251T3 (da) | 2012-08-21 | 2019-07-29 | Peter Maccallum Cancer Inst | Perforinhæmmende benzensulfonamidforbindelser, fremstilling og anvendelser deraf |
| CN104981247A (zh) | 2012-09-06 | 2015-10-14 | 普莱希科公司 | 用于激酶调节的化合物和方法及其适应症 |
| WO2014047427A2 (en) | 2012-09-21 | 2014-03-27 | Vanderbilt University | Substituted benzofuran, benzothiophene and indole mcl-1 inhibitors |
| EP2917203B1 (en) | 2012-11-02 | 2019-04-03 | Dana-Farber Cancer Institute, Inc. | Method for identifying myc inhibitors |
| SMT202500078T1 (it) | 2012-11-02 | 2025-03-12 | Vertex Pharma | Composizioni farmaceutiche per il trattamento di malattie mediate da cftr |
| CA2890018A1 (en) | 2012-11-05 | 2014-05-08 | Nant Holdings Ip, Llc | Substituted indol-5-ol derivatives and their therapeutical applications |
| WO2014078842A1 (en) | 2012-11-19 | 2014-05-22 | Concert Pharmaceuticals, Inc. | Deuterated cftr potentiators |
| EP2928297A1 (de) | 2012-12-05 | 2015-10-14 | Bayer CropScience AG | Verwendung substituierter 1-(arylethinyl)-, 1-(heteroarylethinyl)-, 1-(heterocyclylethinyl)- und 1-(cyloalkenylethinyl)-bicycloalkanole als wirkstoffe gegen abiotischen pflanzenstress |
| WO2014086751A1 (de) | 2012-12-05 | 2014-06-12 | Bayer Cropscience Ag | Verwendung substituierter 1-(arylethinyl)-, 1-(heteroarylethinyl)-, 1-(heterocyclylethinyl)- und 1-(cyloalkenylethinyl)-cyclohexanole als wirkstoffe gegen abiotischen pflanzenstress |
| UA115576C2 (uk) | 2012-12-06 | 2017-11-27 | Байєр Фарма Акцієнгезелльшафт | Похідні бензимідазолу як антагоністи ер4 |
| GB201223265D0 (en) | 2012-12-21 | 2013-02-06 | Selvita Sa | Novel benzimidazole derivatives as kinase inhibitors |
| US20140199728A1 (en) | 2013-01-14 | 2014-07-17 | Amgen Inc. | Methods of using cell-cycle inhibitors to modulate one or more properties of a cell culture |
| WO2014152013A1 (en) | 2013-03-14 | 2014-09-25 | The Trustees Of Columbia University In The City Of New York | 4-phenylpiperidines, their preparation and use |
| ES2700541T3 (es) | 2013-03-14 | 2019-02-18 | Univ Columbia | Octahidrociclopentapirroles, su preparación y uso |
| SI2970243T1 (sl) | 2013-03-15 | 2020-04-30 | Cyclerion Therapeutics, Inc. | SGC stimulatorji |
| EP3336084B1 (en) | 2013-03-29 | 2021-03-17 | Takeda Pharmaceutical Company Limited | 6-(5-hydroxy-1h-pyrazol-1-yl)nicotinamide derivatives and their use as phd inhibitors |
| MX368263B (es) | 2013-05-07 | 2019-09-26 | Galapagos Nv | Compuestos novedosos y composiciones farmaceuticas de los mismos para el tratamiento de fibrosis quistica. |
| WO2014181287A1 (en) | 2013-05-09 | 2014-11-13 | Piramal Enterprises Limited | Heterocyclyl compounds and uses thereof |
| US9495572B2 (en) | 2013-05-21 | 2016-11-15 | Sicpa Holding Sa | Identifying one- or two-dimensional bar codes via weighted image data combination |
| WO2014190199A1 (en) | 2013-05-24 | 2014-11-27 | The California Institute For Biomedical Research | Compounds for treatment of drug resistant and persistent tuberculosis |
| WO2015010832A1 (en) | 2013-07-22 | 2015-01-29 | Syngenta Participations Ag | Microbiocidal heterocyclic derivatives |
| CA2922341C (en) | 2013-08-28 | 2022-06-07 | Vanderbilt University | Substituted indole mcl-1 inhibitors |
| WO2015051043A1 (en) | 2013-10-01 | 2015-04-09 | Amgen Inc. | Biaryl acyl-sulfonamide compounds as sodium channel inhibitors |
| WO2015069287A1 (en) | 2013-11-08 | 2015-05-14 | Allergan, Inc. | Compounds as tyrosine kinase modulators |
| HRP20210516T2 (hr) | 2013-11-12 | 2021-10-01 | Vertex Pharmaceuticals Incorporated | Postupak proizvodnje farmaceutskih pripravaka za liječenje bolesti koje su posredovane putem cftr |
| JP6543268B2 (ja) | 2014-04-15 | 2019-07-10 | バーテックス ファーマシューティカルズ インコーポレイテッドVertex Pharmaceuticals Incorporated | 嚢胞性線維症膜コンダクタンス調節因子が媒介する疾患を処置するための医薬組成物 |
| RS60906B1 (sr) | 2014-10-06 | 2020-11-30 | Vertex Pharma | Modulatori regulatora transmembranske provodljivosti za cističnu fibrozu |
| CN107250113B (zh) | 2014-10-07 | 2019-03-29 | 弗特克斯药品有限公司 | 囊性纤维化跨膜传导调节蛋白的调节剂的共晶 |
| KR102576006B1 (ko) | 2014-11-18 | 2023-09-06 | 버텍스 파마슈티칼스 인코포레이티드 | 고처리량 시험 고성능 액체 크로마토그래피의 수행 방법 |
| MA41253A (fr) | 2014-12-23 | 2017-10-31 | Proteostasis Therapeutics Inc | Composés, compositions et procédés pour augmenter l'activité du cftr |
| WO2016105484A1 (en) | 2014-12-23 | 2016-06-30 | Proteostasis Therapeutics, Inc. | Derivatives of 5-(hetero)arylpyrazol-3-carboxylic amide or 1-(hetero)aryltriazol-4-carboxylic amide useful for the treatment of inter alia cystic fibrosis |
| WO2016128529A1 (en) | 2015-02-15 | 2016-08-18 | F. Hoffmann-La Roche Ag | 1-(het)arylsulfonyl-(pyrrolidine or piperidine)-2-carboxamide derivatives and their use as trpa1 antagonists |
| HK1249893A1 (zh) | 2015-03-31 | 2018-11-16 | Vertex Pharmaceuticals (Europe) Limited | 氘代vx-661 |
| US20180353500A1 (en) | 2015-09-21 | 2018-12-13 | Vertex Pharmaceuticals (Europe) Limited | Administration of deuterated cftr potentiators |
| EP3352758A4 (en) | 2015-09-25 | 2018-08-01 | Vertex Pharmaceuticals (Europe) Limited | Deuterated cftr potentiators |
| EP3854782A1 (en) | 2016-03-30 | 2021-07-28 | Genentech, Inc. | Substituted benzamides and methods of use thereof |
| ES2946970T3 (es) | 2016-03-31 | 2023-07-28 | Vertex Pharma | Regulador de conductancia transmembrana de moduladores de fibrosis quística |
| US10662207B2 (en) | 2016-04-07 | 2020-05-26 | Proteostasis Therapeutics, Inc. | Compounds, compositions, and methods for modulating CFTR |
| AU2017256172A1 (en) | 2016-04-26 | 2018-09-06 | AbbVie S.à.r.l. | Modulators of cystic fibrosis transmembrane conductance regulator protein |
| US10138227B2 (en) | 2016-06-03 | 2018-11-27 | Abbvie S.Á.R.L. | Heteroaryl substituted pyridines and methods of use |
| US10899751B2 (en) | 2016-06-21 | 2021-01-26 | Proteostasis Therapeutics, Inc. | Compounds, compositions, and methods for increasing CFTR activity |
| LT3519401T (lt) | 2016-09-30 | 2021-11-25 | Vertex Pharmaceuticals Incorporated | Cistinės fibrozės transmembraninio laidumo reguliavimo moduliatorius, farmacinės kompozicijos, gydymo būdai ir moduliatoriaus gamybos būdas |
| US9981910B2 (en) | 2016-10-07 | 2018-05-29 | Abbvie S.Á.R.L. | Substituted pyrrolidines and methods of use |
| US10399940B2 (en) | 2016-10-07 | 2019-09-03 | Abbvie S.Á.R.L. | Substituted pyrrolidines and methods of use |
| WO2018081378A1 (en) | 2016-10-26 | 2018-05-03 | Proteostasis Therapeutics, Inc. | Compounds, compositions, and methods for modulating cftr |
| EP3532467A1 (en) | 2016-10-26 | 2019-09-04 | Proteostasis Therapeutics, Inc. | Pyridazine derivatives, compositions and methods for modulating cftr |
| US20190256474A1 (en) | 2016-10-26 | 2019-08-22 | Proteostasis Therapeutics, Inc. | N-phenyl-2-(3-phenyl-6-oxo-1,6-dihydropyridazin-1-yl)acetamide derivatives for treating cystic fibrosis |
| AU2017352206B2 (en) | 2016-10-27 | 2022-03-03 | Vertex Pharmaceuticals (Europe) Limited | Methods of treatment with deuterated CFTR potentiators |
| MX2021012639A (es) | 2016-11-18 | 2022-10-03 | Cystic Fibrosis Found | Pirrolopirimidinas como potenciadores de cftr. |
| PT3551622T (pt) | 2016-12-09 | 2020-11-12 | Vertex Pharma | Modulador do regulador da condutância transmembrana da fibrose quística, composições farmacêuticas, métodos de tratamento e processo de fabrico do modulador |
| WO2018112149A1 (en) | 2016-12-16 | 2018-06-21 | Cystic Fibrosis Foundaton Therapeutics Inc. | Bycyclic heteroaryl derivatives as cftr potentiators |
| WO2018116185A1 (en) | 2016-12-20 | 2018-06-28 | AbbVie S.à.r.l. | Deuterated cftr modulators and methods of use |
| WO2018127130A1 (en) | 2017-01-07 | 2018-07-12 | Shanghai Fochon Pharmaceutical Co., Ltd. | Compounds as bcl-2-selective apoptosis-inducing agents |
| TW201831471A (zh) | 2017-02-24 | 2018-09-01 | 盧森堡商艾伯維公司 | 囊腫纖化症跨膜傳導調節蛋白的調節劑及其使用方法 |
| US20180280349A1 (en) | 2017-03-28 | 2018-10-04 | Vertex Pharmaceuticals Incorporated | Methods of treating cystic fibrosis in patients with residual function mutations |
| US20200055844A1 (en) | 2017-04-28 | 2020-02-20 | Proteostasis Therapeutics, Inc. | 4-sulfonylaminocarbonylquinoline derivatives for increasing cftr activity |
| US11253509B2 (en) | 2017-06-08 | 2022-02-22 | Vertex Pharmaceuticals Incorporated | Methods of treatment for cystic fibrosis |
| CA3068609A1 (en) | 2017-07-01 | 2019-01-10 | Vertex Pharmaceuticals Incorporated | Compositions and methods for treatment of cystic fibrosis |
| CA3069225A1 (en) | 2017-07-17 | 2019-01-24 | Vertex Pharmaceuticals Incorporated | Methods of treatment for cystic fibrosis |
| WO2019018395A1 (en) | 2017-07-17 | 2019-01-24 | Vertex Pharmaceuticals Incorporated | METHODS OF TREATING CYSTIC FIBROSIS |
| EP3662079A4 (en) | 2017-07-31 | 2021-04-14 | Technion Research & Development Foundation Limited | Methods of detecting modified and unmodified dna |
| TWI799435B (zh) | 2017-08-02 | 2023-04-21 | 美商維泰克斯製藥公司 | 製備化合物之製程 |
| US10988454B2 (en) | 2017-09-14 | 2021-04-27 | Abbvie Overseas S.À.R.L. | Modulators of the cystic fibrosis transmembrane conductance regulator protein and methods of use |
| AU2018346602B2 (en) | 2017-10-06 | 2024-10-17 | Proteostasis Therapeutics, Inc. | Compounds, compositions and methods for increasing CFTR activity |
| US10654829B2 (en) | 2017-10-19 | 2020-05-19 | Vertex Pharmaceuticals Incorporated | Crystalline forms and compositions of CFTR modulators |
| CN117924170A (zh) | 2017-12-01 | 2024-04-26 | 弗特克斯药品有限公司 | 用于制备囊性纤维化跨膜传导调节因子的调节剂的方法 |
| US20210228489A1 (en) | 2017-12-04 | 2021-07-29 | Vertex Pharmaceuticals Incorporated | Compositions for treating cystic fibrosis |
| CA3085006A1 (en) | 2017-12-08 | 2019-06-13 | Vertex Pharmaceuticals Incorporated | Processes for making modulators of cystic fibrosis transmembrane conductance regulator |
| TWI810243B (zh) | 2018-02-05 | 2023-08-01 | 美商維泰克斯製藥公司 | 用於治療囊腫纖化症之醫藥組合物 |
| WO2019191620A1 (en) | 2018-03-30 | 2019-10-03 | Vertex Pharmaceuticals Incorporated | Crystalline forms of modulators of cftr |
| WO2019195739A1 (en) | 2018-04-05 | 2019-10-10 | Alexander Russell Abela | Modulators of cystic fibrosis transmembrane conductance regulator |
| US11414439B2 (en) | 2018-04-13 | 2022-08-16 | Vertex Pharmaceuticals Incorporated | Modulators of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator |
| WO2020214921A1 (en) | 2019-04-17 | 2020-10-22 | Vertex Pharmaceuticals Incorporated | Solid forms of modulators of cftr |
| WO2020242935A1 (en) | 2019-05-29 | 2020-12-03 | Vertex Pharmaceuticals Incorporated | Methods of treatment for cystic fibrosis |
| IL290408B2 (en) | 2019-08-14 | 2025-10-01 | Vertex Pharma | Cystic fibrosis transmembrane conductance regulator modulators |
| TWI867024B (zh) | 2019-08-14 | 2024-12-21 | 美商維泰克斯製藥公司 | 囊腫纖維化跨膜傳導調節蛋白之調節劑 |
| US11873300B2 (en) | 2019-08-14 | 2024-01-16 | Vertex Pharmaceuticals Incorporated | Crystalline forms of CFTR modulators |
| TWI899097B (zh) | 2019-08-14 | 2025-10-01 | 美商維泰克斯製藥公司 | 製備cftr調節劑之方法 |
-
2017
- 2017-12-08 PT PT178266292T patent/PT3551622T/pt unknown
- 2017-12-08 UY UY0001037513A patent/UY37513A/es active IP Right Grant
- 2017-12-08 MX MX2021013639A patent/MX2021013639A/es unknown
- 2017-12-08 SG SG10201913606VA patent/SG10201913606VA/en unknown
- 2017-12-08 PE PE2024000612A patent/PE20241131A1/es unknown
- 2017-12-08 EP EP20199562.8A patent/EP3812379A1/en active Pending
- 2017-12-08 ES ES17826629T patent/ES2837431T3/es active Active
- 2017-12-08 HU HUE17826629A patent/HUE052205T2/hu unknown
- 2017-12-08 EA EA202192783A patent/EA202192783A1/ru unknown
- 2017-12-08 GE GEAP201715126A patent/GEP20247634B/en unknown
- 2017-12-08 IL IL277491A patent/IL277491B/en unknown
- 2017-12-08 UA UAA201907583A patent/UA128449C2/uk unknown
- 2017-12-08 RS RS20201477A patent/RS61150B1/sr unknown
- 2017-12-08 EA EA201991403A patent/EA039280B1/ru unknown
- 2017-12-08 NZ NZ795112A patent/NZ795112A/en unknown
- 2017-12-08 MD MDE20191168T patent/MD3551622T2/ro unknown
- 2017-12-08 JO JOP/2019/0125A patent/JOP20190125B1/ar active
- 2017-12-08 WO PCT/US2017/065425 patent/WO2018107100A1/en not_active Ceased
- 2017-12-08 MA MA49235A patent/MA49235B1/fr unknown
- 2017-12-08 LT LTEP17826629.2T patent/LT3551622T/lt unknown
- 2017-12-08 CN CN202311399758.2A patent/CN117843619A/zh active Pending
- 2017-12-08 EP EP17826629.2A patent/EP3551622B1/en active Active
- 2017-12-08 US US15/836,627 patent/US10793547B2/en active Active
- 2017-12-08 HR HRP20201946TT patent/HRP20201946T1/hr unknown
- 2017-12-08 MA MA054847A patent/MA54847A/fr unknown
- 2017-12-08 TW TW106143291A patent/TWI774712B/zh active
- 2017-12-08 AU AU2017371200A patent/AU2017371200B2/en active Active
- 2017-12-08 CA CA3046086A patent/CA3046086A1/en active Pending
- 2017-12-08 KR KR1020197019725A patent/KR102269492B1/ko active Active
- 2017-12-08 MX MX2019006637A patent/MX388103B/es unknown
- 2017-12-08 CN CN201780086007.1A patent/CN110267948B/zh active Active
- 2017-12-08 PE PE2019001200A patent/PE20191304A1/es unknown
- 2017-12-08 DK DK17826629.2T patent/DK3551622T3/da active
- 2017-12-08 JP JP2019530713A patent/JP6916285B2/ja active Active
- 2017-12-08 SM SM20200617T patent/SMT202000617T1/it unknown
- 2017-12-08 SI SI201730537T patent/SI3551622T1/sl unknown
- 2017-12-08 IL IL294237A patent/IL294237A/en unknown
- 2017-12-12 AR ARP170103464A patent/AR110346A1/es unknown
-
2019
- 2019-06-03 IL IL267048A patent/IL267048B/en active IP Right Grant
- 2019-06-06 CL CL2019001553A patent/CL2019001553A1/es unknown
- 2019-06-08 SA SA519401947A patent/SA519401947B1/ar unknown
- 2019-06-21 ZA ZA2019/04062A patent/ZA201904062B/en unknown
- 2019-07-03 CO CONC2019/0007129A patent/CO2019007129A2/es unknown
- 2019-07-09 EC ECSENADI201948759A patent/ECSP19048759A/es unknown
-
2020
- 2020-08-17 US US16/994,875 patent/US11453655B2/en active Active
- 2020-12-18 CY CY20201101200T patent/CY1123736T1/el unknown
-
2021
- 2021-04-28 JP JP2021075890A patent/JP7373522B2/ja active Active
- 2021-08-03 AU AU2021211993A patent/AU2021211993B2/en active Active
-
2022
- 2022-04-08 UY UY0001039723A patent/UY39723A/es active IP Right Grant
- 2022-06-20 ZA ZA2022/06810A patent/ZA202206810B/en unknown
- 2022-08-04 US US17/880,720 patent/US12384762B2/en active Active
-
2023
- 2023-06-22 AU AU2023203944A patent/AU2023203944A1/en not_active Abandoned
- 2023-08-14 JP JP2023132080A patent/JP2023154048A/ja active Pending
-
2025
- 2025-05-13 US US19/206,359 patent/US20260092047A1/en active Pending
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US12384762B2 (en) | Modulator of the Cystic Fibrosis Transmembrane Conductance Regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator | |
| ES2900263T3 (es) | Modulador de regulador de conductancia transmembrana de fibrosis quística, composiciones farmacéuticas, métodos de tratamiento y proceso de fabricación del modulador | |
| AU2019381750A1 (en) | Methods of treatment for cystic fibrosis | |
| HK40049247A (en) | Crystalline form of a n-(pyrazol-4-yl)sulfonyl-6-(pyrazol-1-yl)-2-(pyrrolidin-1-yl)pyridine-3-carboxamide for treating cystic fibrosis | |
| BR112019011626B1 (pt) | Composto modulador do regulador de condutância transmembrana na fibrose cística, seu uso, e composições farmacêuticas | |
| BR122024017810B1 (pt) | Derivado deuterado de um composto modulador do regulador de condutância transmembrana na fibrose cística, seu uso, e composições farmacêuticas | |
| BR122021023793B1 (pt) | Forma cristalina a, m, e, x, y, p2 do composto 1, seus usos, solvato do composto 1, método de preparo da forma cristalina a do composto 1, dispersão sólida, seu uso, e composição farmacêutica | |
| BR122024017810A2 (pt) | Derivado deuterado de um composto modulador do regulador de condutância transmembrana na fibrose cística, seu uso, e composições farmacêuticas | |
| HK40014130A (en) | Modulator of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator | |
| HK40014130B (en) | Modulator of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator | |
| OA19688A (en) | Modulator of cystic fibrosis transmembrane conductance regulator, pharmaceutical compositions, methods of treatment, and process for making the modulator. | |
| BR112019006213B1 (pt) | Modulador de regulador de condutância transmembranar de fibrose cística, seus usos e seu método de preparação, e composições farmacêuticas |