FR2826006A1 - Derive d'acyclonucleoside pyrimidinique, son procede de preparation et son utilisation - Google Patents
Derive d'acyclonucleoside pyrimidinique, son procede de preparation et son utilisation Download PDFInfo
- Publication number
- FR2826006A1 FR2826006A1 FR0108052A FR0108052A FR2826006A1 FR 2826006 A1 FR2826006 A1 FR 2826006A1 FR 0108052 A FR0108052 A FR 0108052A FR 0108052 A FR0108052 A FR 0108052A FR 2826006 A1 FR2826006 A1 FR 2826006A1
- Authority
- FR
- France
- Prior art keywords
- compound
- formula
- group
- sep
- defined above
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- 238000000034 method Methods 0.000 title description 8
- 238000002360 preparation method Methods 0.000 title description 4
- 150000003839 salts Chemical class 0.000 claims abstract description 13
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims abstract description 10
- 239000004480 active ingredient Substances 0.000 claims abstract description 6
- 150000001875 compounds Chemical class 0.000 claims description 96
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 claims description 34
- 238000006243 chemical reaction Methods 0.000 claims description 9
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 9
- 239000008194 pharmaceutical composition Substances 0.000 claims description 9
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims description 8
- UMGDCJDMYOKAJW-UHFFFAOYSA-N thiourea Chemical compound NC(N)=S UMGDCJDMYOKAJW-UHFFFAOYSA-N 0.000 claims description 8
- 239000003814 drug Substances 0.000 claims description 7
- PTZVLZBVOIUMCH-UHFFFAOYSA-N (phenoxycarbonylamino) phenyl carbonate Chemical compound C=1C=CC=CC=1OC(=O)NOC(=O)OC1=CC=CC=C1 PTZVLZBVOIUMCH-UHFFFAOYSA-N 0.000 claims description 5
- YQTCQNIPQMJNTI-UHFFFAOYSA-N 2,2-dimethylpropan-1-one Chemical group CC(C)(C)[C]=O YQTCQNIPQMJNTI-UHFFFAOYSA-N 0.000 claims description 5
- XSQUKJJJFZCRTK-UHFFFAOYSA-N Urea Natural products NC(N)=O XSQUKJJJFZCRTK-UHFFFAOYSA-N 0.000 claims description 4
- 239000003443 antiviral agent Substances 0.000 claims description 4
- 239000003795 chemical substances by application Substances 0.000 claims description 4
- 229940079593 drug Drugs 0.000 claims description 4
- 150000002148 esters Chemical class 0.000 claims description 4
- 238000004519 manufacturing process Methods 0.000 claims description 4
- ZEMGGZBWXRYJHK-UHFFFAOYSA-N thiouracil Chemical compound O=C1C=CNC(=S)N1 ZEMGGZBWXRYJHK-UHFFFAOYSA-N 0.000 claims description 4
- 229950000329 thiouracil Drugs 0.000 claims description 4
- FGUUSXIOTUKUDN-IBGZPJMESA-N C1(=CC=CC=C1)N1C2=C(NC([C@H](C1)NC=1OC(=NN=1)C1=CC=CC=C1)=O)C=CC=C2 Chemical compound C1(=CC=CC=C1)N1C2=C(NC([C@H](C1)NC=1OC(=NN=1)C1=CC=CC=C1)=O)C=CC=C2 FGUUSXIOTUKUDN-IBGZPJMESA-N 0.000 claims description 3
- 238000006751 Mitsunobu reaction Methods 0.000 claims description 3
- 230000001476 alcoholic effect Effects 0.000 claims description 3
- 238000007098 aminolysis reaction Methods 0.000 claims description 3
- 230000000840 anti-viral effect Effects 0.000 claims description 3
- 238000005858 glycosidation reaction Methods 0.000 claims description 3
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 3
- 239000012038 nucleophile Substances 0.000 claims description 2
- 150000007524 organic acids Chemical class 0.000 claims description 2
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 claims 1
- 239000000203 mixture Substances 0.000 abstract description 13
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 abstract description 7
- 125000003118 aryl group Chemical group 0.000 abstract 3
- 125000004457 alkyl amino carbonyl group Chemical group 0.000 abstract 2
- 229940083082 pyrimidine derivative acting on arteriolar smooth muscle Drugs 0.000 abstract 2
- 150000003230 pyrimidines Chemical class 0.000 abstract 2
- 125000002252 acyl group Chemical group 0.000 abstract 1
- 125000000217 alkyl group Chemical group 0.000 abstract 1
- 125000005129 aryl carbonyl group Chemical group 0.000 abstract 1
- 229910052736 halogen Inorganic materials 0.000 abstract 1
- 150000002367 halogens Chemical class 0.000 abstract 1
- 125000005222 heteroarylaminocarbonyl group Chemical group 0.000 abstract 1
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 75
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 71
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 39
- 239000000243 solution Substances 0.000 description 34
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 26
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 24
- -1 N-hydroxyureido residue Chemical group 0.000 description 19
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 17
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical class [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 16
- 229920006395 saturated elastomer Polymers 0.000 description 15
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 14
- 239000012429 reaction media Substances 0.000 description 14
- 238000005160 1H NMR spectroscopy Methods 0.000 description 13
- 238000003818 flash chromatography Methods 0.000 description 13
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 12
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 12
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 12
- 230000000694 effects Effects 0.000 description 12
- 125000001570 methylene group Chemical group [H]C([H])([*:1])[*:2] 0.000 description 12
- 239000012074 organic phase Substances 0.000 description 12
- 239000000741 silica gel Substances 0.000 description 12
- 229910002027 silica gel Inorganic materials 0.000 description 12
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 12
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 11
- 239000007864 aqueous solution Substances 0.000 description 11
- 230000008018 melting Effects 0.000 description 11
- 238000002844 melting Methods 0.000 description 11
- 238000003786 synthesis reaction Methods 0.000 description 11
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 10
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 10
- 230000015572 biosynthetic process Effects 0.000 description 10
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 9
- FFUAGWLWBBFQJT-UHFFFAOYSA-N hexamethyldisilazane Chemical compound C[Si](C)(C)N[Si](C)(C)C FFUAGWLWBBFQJT-UHFFFAOYSA-N 0.000 description 9
- 238000010992 reflux Methods 0.000 description 9
- 239000007787 solid Substances 0.000 description 9
- 241000713772 Human immunodeficiency virus 1 Species 0.000 description 8
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 8
- 238000000921 elemental analysis Methods 0.000 description 8
- 239000003208 petroleum Substances 0.000 description 8
- 238000003756 stirring Methods 0.000 description 8
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 8
- 102100034343 Integrase Human genes 0.000 description 7
- 108010092799 RNA-directed DNA polymerase Proteins 0.000 description 7
- IJOOHPMOJXWVHK-UHFFFAOYSA-N chlorotrimethylsilane Chemical compound C[Si](C)(C)Cl IJOOHPMOJXWVHK-UHFFFAOYSA-N 0.000 description 7
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 7
- 235000019341 magnesium sulphate Nutrition 0.000 description 7
- VVWRJUBEIPHGQF-UHFFFAOYSA-N propan-2-yl n-propan-2-yloxycarbonyliminocarbamate Chemical compound CC(C)OC(=O)N=NC(=O)OC(C)C VVWRJUBEIPHGQF-UHFFFAOYSA-N 0.000 description 7
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 7
- 235000017557 sodium bicarbonate Nutrition 0.000 description 7
- 239000002904 solvent Substances 0.000 description 7
- 238000012360 testing method Methods 0.000 description 7
- ISAKRJDGNUQOIC-UHFFFAOYSA-N Uracil Chemical compound O=C1C=CNC(=O)N1 ISAKRJDGNUQOIC-UHFFFAOYSA-N 0.000 description 6
- 238000004587 chromatography analysis Methods 0.000 description 6
- 230000000052 comparative effect Effects 0.000 description 6
- 210000003819 peripheral blood mononuclear cell Anatomy 0.000 description 6
- 230000003281 allosteric effect Effects 0.000 description 5
- 229910021529 ammonia Inorganic materials 0.000 description 5
- 229910052799 carbon Inorganic materials 0.000 description 5
- 238000004821 distillation Methods 0.000 description 5
- 239000003112 inhibitor Substances 0.000 description 5
- 239000000047 product Substances 0.000 description 5
- 239000011780 sodium chloride Substances 0.000 description 5
- 125000006186 3,5-dimethyl benzyl group Chemical group [H]C1=C(C([H])=C(C([H])=C1C([H])([H])[H])C([H])([H])*)C([H])([H])[H] 0.000 description 4
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 4
- 101150065749 Churc1 gene Proteins 0.000 description 4
- 102100038239 Protein Churchill Human genes 0.000 description 4
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 4
- 239000002609 medium Substances 0.000 description 4
- 239000002777 nucleoside Substances 0.000 description 4
- 150000003833 nucleoside derivatives Chemical class 0.000 description 4
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 4
- HPGGPRDJHPYFRM-UHFFFAOYSA-J tin(iv) chloride Chemical compound Cl[Sn](Cl)(Cl)Cl HPGGPRDJHPYFRM-UHFFFAOYSA-J 0.000 description 4
- JGEPMOAJHGEEDP-UHFFFAOYSA-N 1-[2-[[6-[(3,5-dimethylphenyl)methyl]-5-ethyl-2,4-dioxopyrimidin-1-yl]methoxy]ethyl]-1-hydroxyurea Chemical compound NC(=O)N(O)CCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 JGEPMOAJHGEEDP-UHFFFAOYSA-N 0.000 description 3
- IJRRDOUIXZQXKR-UHFFFAOYSA-N 2-[(6-benzyl-5-ethyl-2,4-dioxopyrimidin-1-yl)methoxy]ethyl acetate Chemical compound CC(=O)OCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC=CC=C1 IJRRDOUIXZQXKR-UHFFFAOYSA-N 0.000 description 3
- SZATZRJQZJMPIF-UHFFFAOYSA-N 3-(acetyloxymethoxy)propyl acetate Chemical compound CC(=O)OCCCOCOC(C)=O SZATZRJQZJMPIF-UHFFFAOYSA-N 0.000 description 3
- CKYJAGZGVCLNSJ-UHFFFAOYSA-N 4-[[6-[(3,5-dimethylphenyl)methyl]-5-ethyl-2,4-dioxopyrimidin-1-yl]methoxy]butyl benzoate Chemical compound C=1C=CC=CC=1C(=O)OCCCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 CKYJAGZGVCLNSJ-UHFFFAOYSA-N 0.000 description 3
- QDBFCZCIBRFQBR-UHFFFAOYSA-N 4-hydroxybutyl benzoate Chemical compound OCCCCOC(=O)C1=CC=CC=C1 QDBFCZCIBRFQBR-UHFFFAOYSA-N 0.000 description 3
- RGNNWIUSIRRENR-UHFFFAOYSA-N 6-[(3,5-dimethylphenyl)methyl]-5-ethyl-1h-pyrimidine-2,4-dione Chemical compound N1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 RGNNWIUSIRRENR-UHFFFAOYSA-N 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 3
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 3
- 0 C*c1cc(*C2=C(C3)N(COC)[C@](C)*C2=O)cc3c1 Chemical compound C*c1cc(*C2=C(C3)N(COC)[C@](C)*C2=O)cc3c1 0.000 description 3
- AIWYEMKEPPRGTL-UHFFFAOYSA-N NC(=O)N(O)CCCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 Chemical compound NC(=O)N(O)CCCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 AIWYEMKEPPRGTL-UHFFFAOYSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 241000335654 Uracis Species 0.000 description 3
- 239000002253 acid Substances 0.000 description 3
- 238000005917 acylation reaction Methods 0.000 description 3
- 238000002648 combination therapy Methods 0.000 description 3
- 239000012228 culture supernatant Substances 0.000 description 3
- 231100000135 cytotoxicity Toxicity 0.000 description 3
- 230000003013 cytotoxicity Effects 0.000 description 3
- WNFUWONOILPKNX-UHFFFAOYSA-N ethyl 2-bromo-3-methylbutanoate Chemical compound CCOC(=O)C(Br)C(C)C WNFUWONOILPKNX-UHFFFAOYSA-N 0.000 description 3
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 3
- 239000003921 oil Substances 0.000 description 3
- 239000011734 sodium Substances 0.000 description 3
- 239000000725 suspension Substances 0.000 description 3
- 125000000383 tetramethylene group Chemical group [H]C([H])([*:1])C([H])([H])C([H])([H])C([H])([H])[*:2] 0.000 description 3
- 231100001274 therapeutic index Toxicity 0.000 description 3
- 238000004809 thin layer chromatography Methods 0.000 description 3
- 229940035893 uracil Drugs 0.000 description 3
- 230000029812 viral genome replication Effects 0.000 description 3
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 3
- ADBSAICSBBQVKJ-UHFFFAOYSA-N 1-[3-[[6-[(3,5-dimethylphenyl)methyl]-2,4-dioxo-5-propan-2-ylpyrimidin-1-yl]methoxy]propyl]-1-hydroxyurea Chemical compound NC(=O)N(O)CCCOCN1C(=O)NC(=O)C(C(C)C)=C1CC1=CC(C)=CC(C)=C1 ADBSAICSBBQVKJ-UHFFFAOYSA-N 0.000 description 2
- LMUKNQSVBFEUKR-UHFFFAOYSA-N 2-(3,5-dimethylphenyl)acetonitrile Chemical compound CC1=CC(C)=CC(CC#N)=C1 LMUKNQSVBFEUKR-UHFFFAOYSA-N 0.000 description 2
- XFEQOLXBMLXKDE-UHFFFAOYSA-N 2-(acetyloxymethoxy)ethyl acetate Chemical compound CC(=O)OCCOCOC(C)=O XFEQOLXBMLXKDE-UHFFFAOYSA-N 0.000 description 2
- GVNVAWHJIKLAGL-UHFFFAOYSA-N 2-(cyclohexen-1-yl)cyclohexan-1-one Chemical compound O=C1CCCCC1C1=CCCCC1 GVNVAWHJIKLAGL-UHFFFAOYSA-N 0.000 description 2
- YMBPFDAIUFGFNC-UHFFFAOYSA-N 6-[(3,5-dimethylphenyl)methyl]-5-ethyl-1-(2-hydroxyethoxymethyl)pyrimidine-2,4-dione Chemical compound OCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 YMBPFDAIUFGFNC-UHFFFAOYSA-N 0.000 description 2
- WRMFDXOKLXKJJU-UHFFFAOYSA-N 6-benzyl-5-ethyl-1-(2-hydroxyethoxymethyl)pyrimidine-2,4-dione Chemical compound OCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC=CC=C1 WRMFDXOKLXKJJU-UHFFFAOYSA-N 0.000 description 2
- 108020004774 Alkaline Phosphatase Proteins 0.000 description 2
- 102000002260 Alkaline Phosphatase Human genes 0.000 description 2
- 241000208199 Buxus sempervirens Species 0.000 description 2
- OKKJLVBELUTLKV-MZCSYVLQSA-N Deuterated methanol Chemical compound [2H]OC([2H])([2H])[2H] OKKJLVBELUTLKV-MZCSYVLQSA-N 0.000 description 2
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 2
- 230000006179 O-acylation Effects 0.000 description 2
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 2
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 2
- 229910021627 Tin(IV) chloride Inorganic materials 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- 239000008346 aqueous phase Substances 0.000 description 2
- 238000009835 boiling Methods 0.000 description 2
- WERYXYBDKMZEQL-UHFFFAOYSA-N butane-1,4-diol Chemical compound OCCCCO WERYXYBDKMZEQL-UHFFFAOYSA-N 0.000 description 2
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 description 2
- 125000004432 carbon atom Chemical group C* 0.000 description 2
- 210000004027 cell Anatomy 0.000 description 2
- FOCAUTSVDIKZOP-UHFFFAOYSA-N chloroacetic acid Chemical compound OC(=O)CCl FOCAUTSVDIKZOP-UHFFFAOYSA-N 0.000 description 2
- 229940106681 chloroacetic acid Drugs 0.000 description 2
- 239000012230 colorless oil Substances 0.000 description 2
- 125000005678 ethenylene group Chemical group [H]C([*:1])=C([H])[*:2] 0.000 description 2
- ZQKRZKHUUHSODU-UHFFFAOYSA-N ethyl 4-(3,5-dimethylphenyl)-3-oxo-2-propan-2-ylbutanoate Chemical compound CCOC(=O)C(C(C)C)C(=O)CC1=CC(C)=CC(C)=C1 ZQKRZKHUUHSODU-UHFFFAOYSA-N 0.000 description 2
- 125000000816 ethylene group Chemical group [H]C([H])([*:1])C([H])([H])[*:2] 0.000 description 2
- 229910052739 hydrogen Inorganic materials 0.000 description 2
- 239000001257 hydrogen Substances 0.000 description 2
- 230000005764 inhibitory process Effects 0.000 description 2
- VNWKTOKETHGBQD-UHFFFAOYSA-N methane Chemical compound C VNWKTOKETHGBQD-UHFFFAOYSA-N 0.000 description 2
- 229940087646 methanolamine Drugs 0.000 description 2
- 229910052757 nitrogen Inorganic materials 0.000 description 2
- 239000012299 nitrogen atmosphere Substances 0.000 description 2
- 231100000252 nontoxic Toxicity 0.000 description 2
- 230000003000 nontoxic effect Effects 0.000 description 2
- 230000003647 oxidation Effects 0.000 description 2
- 238000007254 oxidation reaction Methods 0.000 description 2
- SUSQOBVLVYHIEX-UHFFFAOYSA-N phenylacetonitrile Chemical compound N#CCC1=CC=CC=C1 SUSQOBVLVYHIEX-UHFFFAOYSA-N 0.000 description 2
- 239000002243 precursor Substances 0.000 description 2
- 125000000714 pyrimidinyl group Chemical group 0.000 description 2
- 239000011541 reaction mixture Substances 0.000 description 2
- 239000003419 rna directed dna polymerase inhibitor Substances 0.000 description 2
- 238000012216 screening Methods 0.000 description 2
- 229910052708 sodium Inorganic materials 0.000 description 2
- 229910052938 sodium sulfate Inorganic materials 0.000 description 2
- 235000011152 sodium sulphate Nutrition 0.000 description 2
- 238000003797 solvolysis reaction Methods 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N sulfuric acid Substances OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- 239000006228 supernatant Substances 0.000 description 2
- RWQNBRDOKXIBIV-UHFFFAOYSA-N thymine Chemical compound CC1=CNC(=O)NC1=O RWQNBRDOKXIBIV-UHFFFAOYSA-N 0.000 description 2
- 239000011701 zinc Substances 0.000 description 2
- VDFVNEFVBPFDSB-UHFFFAOYSA-N 1,3-dioxane Chemical compound C1COCOC1 VDFVNEFVBPFDSB-UHFFFAOYSA-N 0.000 description 1
- WIFCDJGLUHMBFV-UHFFFAOYSA-N 1-[2-[(6-benzyl-5-ethyl-2,4-dioxopyrimidin-1-yl)methoxy]ethyl]-1-hydroxyurea Chemical compound NC(=O)N(O)CCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC=CC=C1 WIFCDJGLUHMBFV-UHFFFAOYSA-N 0.000 description 1
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 1
- JVSFQJZRHXAUGT-UHFFFAOYSA-N 2,2-dimethylpropanoyl chloride Chemical compound CC(C)(C)C(Cl)=O JVSFQJZRHXAUGT-UHFFFAOYSA-N 0.000 description 1
- AKOXTGKUJYLPLI-UHFFFAOYSA-N 2-[[6-[(3,5-dimethylphenyl)methyl]-5-ethyl-2,4-dioxopyrimidin-1-yl]methoxy]ethyl acetate Chemical compound CC(=O)OCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 AKOXTGKUJYLPLI-UHFFFAOYSA-N 0.000 description 1
- UEBARDWJXBGYEJ-UHFFFAOYSA-N 2-bromo-3-methylbutanoic acid Chemical compound CC(C)C(Br)C(O)=O UEBARDWJXBGYEJ-UHFFFAOYSA-N 0.000 description 1
- YAQLSKVCTLCIIE-UHFFFAOYSA-N 2-bromobutyric acid Chemical compound CCC(Br)C(O)=O YAQLSKVCTLCIIE-UHFFFAOYSA-N 0.000 description 1
- GNFTZDOKVXKIBK-UHFFFAOYSA-N 3-(2-methoxyethoxy)benzohydrazide Chemical compound COCCOC1=CC=CC(C(=O)NN)=C1 GNFTZDOKVXKIBK-UHFFFAOYSA-N 0.000 description 1
- AZKSAVLVSZKNRD-UHFFFAOYSA-M 3-(4,5-dimethylthiazol-2-yl)-2,5-diphenyltetrazolium bromide Chemical compound [Br-].S1C(C)=C(C)N=C1[N+]1=NC(C=2C=CC=CC=2)=NN1C1=CC=CC=C1 AZKSAVLVSZKNRD-UHFFFAOYSA-M 0.000 description 1
- WOVKYSAHUYNSMH-RRKCRQDMSA-N 5-bromodeoxyuridine Chemical compound C1[C@H](O)[C@@H](CO)O[C@H]1N1C(=O)NC(=O)C(Br)=C1 WOVKYSAHUYNSMH-RRKCRQDMSA-N 0.000 description 1
- MOHPFECTPWDJCB-UHFFFAOYSA-N 6-[(3,5-dimethylphenyl)methyl]-1-(3-hydroxypropoxymethyl)-5-propan-2-ylpyrimidine-2,4-dione Chemical compound OCCCOCN1C(=O)NC(=O)C(C(C)C)=C1CC1=CC(C)=CC(C)=C1 MOHPFECTPWDJCB-UHFFFAOYSA-N 0.000 description 1
- NJIMRHCMIFHZBI-UHFFFAOYSA-N 6-[(3,5-dimethylphenyl)methyl]-5-ethyl-1-(4-hydroxybutoxymethyl)pyrimidine-2,4-dione Chemical compound OCCCCOCN1C(=O)NC(=O)C(CC)=C1CC1=CC(C)=CC(C)=C1 NJIMRHCMIFHZBI-UHFFFAOYSA-N 0.000 description 1
- VNZLWEACCFQUAL-UHFFFAOYSA-N 6-[(3,5-dimethylphenyl)methyl]-5-propan-2-yl-1h-pyrimidine-2,4-dione Chemical compound N1C(=O)NC(=O)C(C(C)C)=C1CC1=CC(C)=CC(C)=C1 VNZLWEACCFQUAL-UHFFFAOYSA-N 0.000 description 1
- QAZIELBKTIFGSX-UHFFFAOYSA-N 6-benzyl-5-ethyl-1h-pyrimidine-2,4-dione Chemical compound N1C(=O)NC(=O)C(CC)=C1CC1=CC=CC=C1 QAZIELBKTIFGSX-UHFFFAOYSA-N 0.000 description 1
- 208000030507 AIDS Diseases 0.000 description 1
- IKHGUXGNUITLKF-UHFFFAOYSA-N Acetaldehyde Chemical compound CC=O IKHGUXGNUITLKF-UHFFFAOYSA-N 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 108020004414 DNA Proteins 0.000 description 1
- 102000053602 DNA Human genes 0.000 description 1
- 102000004190 Enzymes Human genes 0.000 description 1
- 108090000790 Enzymes Proteins 0.000 description 1
- 108090000371 Esterases Proteins 0.000 description 1
- 229920001917 Ficoll Polymers 0.000 description 1
- 101001002657 Homo sapiens Interleukin-2 Proteins 0.000 description 1
- 101900297506 Human immunodeficiency virus type 1 group M subtype B Reverse transcriptase/ribonuclease H Proteins 0.000 description 1
- 101000956900 Mesobuthus martensii HMG-CoA reductase inhibitor bumarsin Proteins 0.000 description 1
- 229930040373 Paraformaldehyde Natural products 0.000 description 1
- 108010047620 Phytohemagglutinins Proteins 0.000 description 1
- CZPWVGJYEJSRLH-UHFFFAOYSA-N Pyrimidine Chemical compound C1=CN=CN=C1 CZPWVGJYEJSRLH-UHFFFAOYSA-N 0.000 description 1
- 239000006146 Roswell Park Memorial Institute medium Substances 0.000 description 1
- VMHLLURERBWHNL-UHFFFAOYSA-M Sodium acetate Chemical compound [Na+].CC([O-])=O VMHLLURERBWHNL-UHFFFAOYSA-M 0.000 description 1
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 1
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 1
- QHLLCQYSUJKXRY-UHFFFAOYSA-N [3-[[6-[(3,5-dimethylphenyl)methyl]-2,4-dioxo-5-propan-2-ylpyrimidin-1-yl]methoxy]propyl-phenoxycarbonylamino] phenyl carbonate Chemical compound C=1C=CC=CC=1OC(=O)ON(C(=O)OC=1C=CC=CC=1)CCCOCN1C(=O)NC(=O)C(C(C)C)=C1CC1=CC(C)=CC(C)=C1 QHLLCQYSUJKXRY-UHFFFAOYSA-N 0.000 description 1
- LBZXELUWKIEZEQ-MYINAIGISA-N [[(2r,3s,5s)-5-bromo-5-(2,4-dioxopyrimidin-1-yl)-3-hydroxyoxolan-2-yl]methoxy-hydroxyphosphoryl] phosphono hydrogen phosphate Chemical compound O1[C@H](COP(O)(=O)OP(O)(=O)OP(O)(O)=O)[C@@H](O)C[C@]1(Br)N1C(=O)NC(=O)C=C1 LBZXELUWKIEZEQ-MYINAIGISA-N 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 125000001931 aliphatic group Chemical group 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- BFNBIHQBYMNNAN-UHFFFAOYSA-N ammonium sulfate Chemical compound N.N.OS(O)(=O)=O BFNBIHQBYMNNAN-UHFFFAOYSA-N 0.000 description 1
- 229910052921 ammonium sulfate Inorganic materials 0.000 description 1
- 235000011130 ammonium sulphate Nutrition 0.000 description 1
- 230000003698 anagen phase Effects 0.000 description 1
- 230000036436 anti-hiv Effects 0.000 description 1
- 230000000798 anti-retroviral effect Effects 0.000 description 1
- 238000003556 assay Methods 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- 125000004429 atom Chemical group 0.000 description 1
- 239000007640 basal medium Substances 0.000 description 1
- 210000004369 blood Anatomy 0.000 description 1
- 239000008280 blood Substances 0.000 description 1
- 239000003153 chemical reaction reagent Substances 0.000 description 1
- 238000004737 colorimetric analysis Methods 0.000 description 1
- 238000004440 column chromatography Methods 0.000 description 1
- 230000000295 complement effect Effects 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 239000000039 congener Substances 0.000 description 1
- 239000013078 crystal Substances 0.000 description 1
- 238000002425 crystallisation Methods 0.000 description 1
- 230000008025 crystallization Effects 0.000 description 1
- 231100000433 cytotoxic Toxicity 0.000 description 1
- 230000001472 cytotoxic effect Effects 0.000 description 1
- 238000010908 decantation Methods 0.000 description 1
- 125000006182 dimethyl benzyl group Chemical group 0.000 description 1
- 230000008034 disappearance Effects 0.000 description 1
- 239000003937 drug carrier Substances 0.000 description 1
- 238000007336 electrophilic substitution reaction Methods 0.000 description 1
- 239000003480 eluent Substances 0.000 description 1
- MLILORUFDVLTSP-UHFFFAOYSA-N emivirine Chemical compound O=C1NC(=O)N(COCC)C(CC=2C=CC=CC=2)=C1C(C)C MLILORUFDVLTSP-UHFFFAOYSA-N 0.000 description 1
- 125000004185 ester group Chemical group 0.000 description 1
- 238000001704 evaporation Methods 0.000 description 1
- 230000008020 evaporation Effects 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 239000001963 growth medium Substances 0.000 description 1
- 125000005843 halogen group Chemical group 0.000 description 1
- XLYOFNOQVPJJNP-ZSJDYOACSA-N heavy water Substances [2H]O[2H] XLYOFNOQVPJJNP-ZSJDYOACSA-N 0.000 description 1
- 102000055277 human IL2 Human genes 0.000 description 1
- 230000007062 hydrolysis Effects 0.000 description 1
- 238000006460 hydrolysis reaction Methods 0.000 description 1
- CBOIHMRHGLHBPB-UHFFFAOYSA-N hydroxymethyl Chemical compound O[CH2] CBOIHMRHGLHBPB-UHFFFAOYSA-N 0.000 description 1
- 238000000338 in vitro Methods 0.000 description 1
- 238000010348 incorporation Methods 0.000 description 1
- 208000015181 infectious disease Diseases 0.000 description 1
- 230000002401 inhibitory effect Effects 0.000 description 1
- 230000000670 limiting effect Effects 0.000 description 1
- 231100000053 low toxicity Toxicity 0.000 description 1
- 238000003760 magnetic stirring Methods 0.000 description 1
- 239000011159 matrix material Substances 0.000 description 1
- 238000006386 neutralization reaction Methods 0.000 description 1
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 1
- 108020004707 nucleic acids Proteins 0.000 description 1
- 150000007523 nucleic acids Chemical class 0.000 description 1
- 102000039446 nucleic acids Human genes 0.000 description 1
- 125000003835 nucleoside group Chemical group 0.000 description 1
- 125000004430 oxygen atom Chemical group O* 0.000 description 1
- 229920002866 paraformaldehyde Polymers 0.000 description 1
- 239000000137 peptide hydrolase inhibitor Substances 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- 230000001885 phytohemagglutinin Effects 0.000 description 1
- TYJJADVDDVDEDZ-UHFFFAOYSA-M potassium hydrogencarbonate Chemical compound [K+].OC([O-])=O TYJJADVDDVDEDZ-UHFFFAOYSA-M 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000002829 reductive effect Effects 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 239000012047 saturated solution Substances 0.000 description 1
- 239000001632 sodium acetate Substances 0.000 description 1
- 235000017281 sodium acetate Nutrition 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- 239000007858 starting material Substances 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- DPKBAXPHAYBPRL-UHFFFAOYSA-M tetrabutylazanium;iodide Chemical compound [I-].CCCC[N+](CCCC)(CCCC)CCCC DPKBAXPHAYBPRL-UHFFFAOYSA-M 0.000 description 1
- 229940113082 thymine Drugs 0.000 description 1
- 125000003258 trimethylene group Chemical group [H]C([H])([*:2])C([H])([H])C([H])([H])[*:1] 0.000 description 1
- SIOVKLKJSOKLIF-HJWRWDBZSA-N trimethylsilyl (1z)-n-trimethylsilylethanimidate Chemical compound C[Si](C)(C)OC(/C)=N\[Si](C)(C)C SIOVKLKJSOKLIF-HJWRWDBZSA-N 0.000 description 1
- FTVLMFQEYACZNP-UHFFFAOYSA-N trimethylsilyl trifluoromethanesulfonate Chemical compound C[Si](C)(C)OS(=O)(=O)C(F)(F)F FTVLMFQEYACZNP-UHFFFAOYSA-N 0.000 description 1
- 239000003039 volatile agent Substances 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/513—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim having oxo groups directly attached to the heterocyclic ring, e.g. cytosine
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D239/00—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings
- C07D239/02—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings
- C07D239/24—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings having three or more double bonds between ring members or between ring members and non-ring members
- C07D239/28—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings having three or more double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, directly attached to ring carbon atoms
- C07D239/46—Two or more oxygen, sulphur or nitrogen atoms
- C07D239/52—Two oxygen atoms
- C07D239/54—Two oxygen atoms as doubly bound oxygen atoms or as unsubstituted hydroxy radicals
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
On décrit un composé ayant la formule générale I suivante : (CF DESSIN DANS BOPI) dans laquelle :- n est égal à 3;- R1 représente un groupe isopropyle;- chacun des groupes R2 représente indépendamment l'un de l'autre un groupe méthyle;- le groupe R3 représente un groupe -OR5 , où R5 est un groupe pivaloyle et R4 est un atome d'hydrogène;ou un sel pharmaceutiquement acceptable de celui-ci. Ce composé est particulièrement utile comme agent antiviral, et notamment comme agent anti-VIH-1.
Description
<Desc/Clms Page number 1>
DERIVE D'ACYCLONUCLEOSIDE PYRIMIDINIQUE, SON PROCEDE DE
PREPARATION ET SON UTILISATION Domaine technique La présente invention concerne un dérivé d'acyclonucléoside pyrimidinique actif comme inhibiteur non nucléosidique de la transcriptase inverse du VIH-1, son procédé de préparation et son utilisation.
PREPARATION ET SON UTILISATION Domaine technique La présente invention concerne un dérivé d'acyclonucléoside pyrimidinique actif comme inhibiteur non nucléosidique de la transcriptase inverse du VIH-1, son procédé de préparation et son utilisation.
Etat de la technique La tendance actuelle dans le traitement du SIDA consiste à faire appel à des polythérapies n'incluant plus les antiprotéases dont les effets secondaires sont gênants et les modalités de prise du médicament contraignantes pour le patient.
Les polythérapies préconisées comportent donc un ou deux inhibiteurs nucléosidiques auxquels sont associés un ou deux inhibiteurs non nucléosidiques [G. J. Moyle, Infect. Med. 17 (6) 442-455 (2000)].
Il est donc important de développer de nouveaux inhibiteurs allostériques de la transcriptase inverse pourvus d'une grande activité spécifique et d'une faible toxicité.
Des inhibiteurs allostériques de la transcriptase inverse à structure d'acyclonucléosides sont décnts par exemples dans les demandes de brevet EP-A-0 449 726, WO-A-97/00432, WO-A-97/00309, WO-A-96/16675, WO-A-95/18109, EP-A-0 631 783, EP-A-0 420763, l'exemple le plus connu

étant t'E) \/) MR ! NE ayant la Formule A suivante :

Ces inhibiteurs allostériques de la transcriptase inverse à structure d'acyclonucléosides agissent à des concentrations nanomolaires et ils ont le désavantage de sélectionner très rapidement des mutants résistants.
étant t'E) \/) MR ! NE ayant la Formule A suivante :
Ces inhibiteurs allostériques de la transcriptase inverse à structure d'acyclonucléosides agissent à des concentrations nanomolaires et ils ont le désavantage de sélectionner très rapidement des mutants résistants.
<Desc/Clms Page number 2>
D'autre part, il a été montré par J. M. J. Tronchet, M. Zsély, M. Iznaden, F. BarbalatRey, M. Geoffroy & G. Bernardinelli, Carbohydr. Lett. 2,101-108 (1996) en relation avec le composé de Formule B suivante :
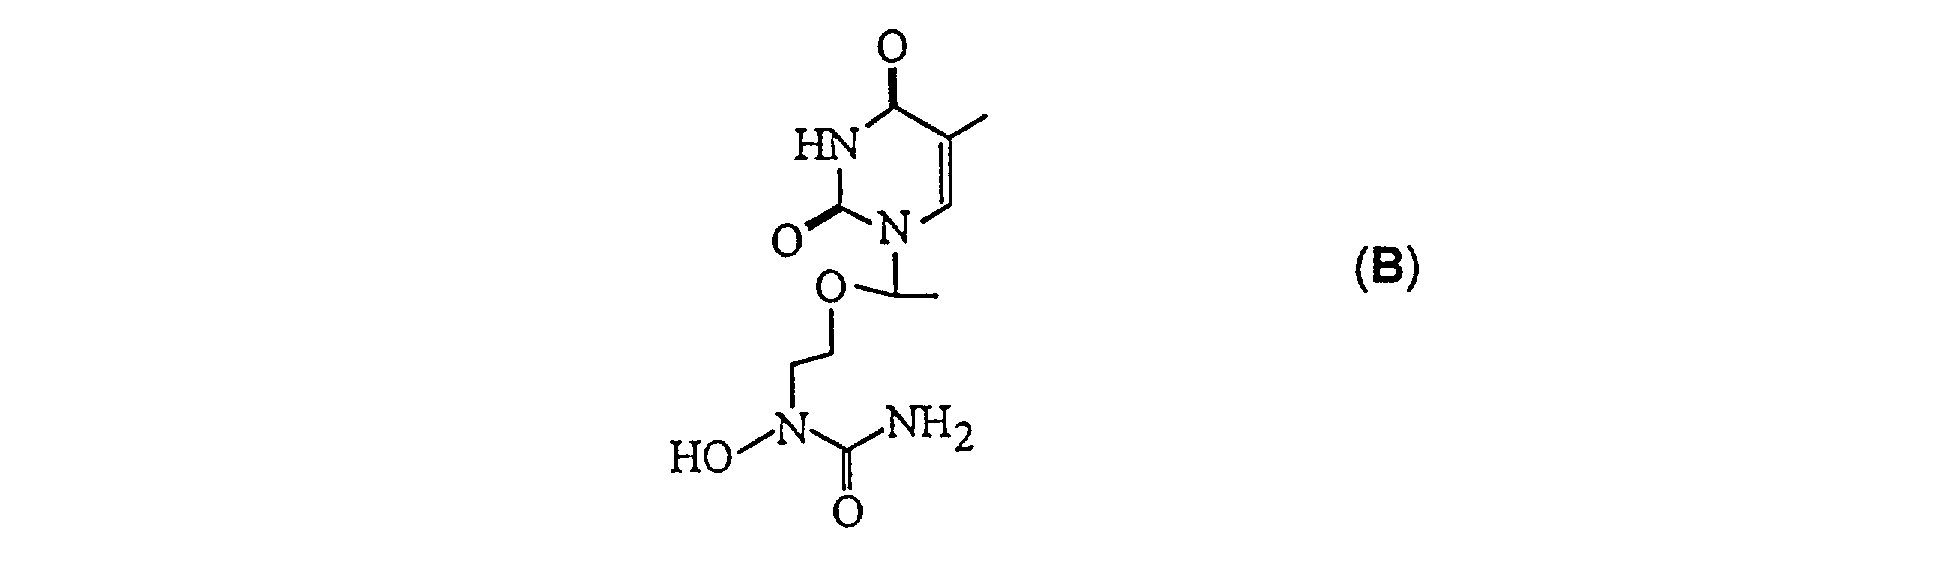
qu'un reste N-hydroxyuréido fixé en o sur le radical porté par N-1 d'une thymine se comportait comme une pseudo-nucléobase contractant dans le cristal deux liaisons hydrogène (par son groupe CONH2) avec la nucléobase d'une autre molécule tandis que le groupe N-OH fonctionnait comme donneur de liaison hydrogène vis-àvis de l'atome d'oxygène d'un alcool.
qu'un reste N-hydroxyuréido fixé en o sur le radical porté par N-1 d'une thymine se comportait comme une pseudo-nucléobase contractant dans le cristal deux liaisons hydrogène (par son groupe CONH2) avec la nucléobase d'une autre molécule tandis que le groupe N-OH fonctionnait comme donneur de liaison hydrogène vis-àvis de l'atome d'oxygène d'un alcool.
Le groupement N-hydroxyuréido pouvait donc constituer un candidat intéressant pour contracter de nouvelles liaisons avec le site allostérique de la transcriptase inverse et éventuellement à l'extérieur de celui-ci avec des nucléobases des acides nucléiques

traités par l'enzyme.
traités par l'enzyme.
En outre, du point de vue de la cytotoxicité des produits, le groupement N-hydroxyuréido pouvait également se révéler un bon candidat car une étude structure-activité d'acyclonucléosides actifs contre le VIH-1 avait montré qu'un groupement hydrophile fixé en N-1 sur la nucléobase devait diminuer la cytotoxicité du composé [J. M. J. Tronchet, M. Grigorov, N. Dolatshahi, F. Moriaud & J. Weber, Eur. J. Med. Chem., 32,279-299 (1997)].
Ainsi, en introduisant un groupe N-hydroxyuréido en position co de la chaîne fixée en N-1 d'une pyrimidine substituée en C-4 et C-5, on pouvait espérer améliorer l'activité anti-VIH-1 des produits analogues déjà connus.
<Desc/Clms Page number 3>
Cependant, le groupement N-hydroxyuréido ne s'est pas révélé suffisant pour assurer une activité puisque le premier composé préparé, à savoir le composé ayant la Formule B ci-dessus s'est révélé totalement inactif contre VIH-1 et le second composé préparé, à savoir le composé ayant la Formule C suivante

[J. M. J. Tronchet, M. Iznaden, & N. Laroze, Carbohydr. Lett. 2, 313-320 (1997)] s'est révélé très modérément actif (cul50 70 nM).

[J. M. J. Tronchet, M. Iznaden, & N. Laroze, Carbohydr. Lett. 2, 313-320 (1997)] s'est révélé très modérément actif (cul50 70 nM).
Sur la base de ces faits, les présents inventeurs ont poursuivi leurs recherches et ils ont trouvé avec surprise qu'en rallongeant la chaîne située entre la nucléobase et le groupe N-hydroxyuréido de un atome de carbone pour passer d'une chaîne à deux atomes de carbone à une chaîne à trois atomes de carbone, on pouvait obtenir un acyclonucléoside atoxique et actif contre VIH-1 à des concentrations bien plus faibles que celles atteintes jusqu'alors avec des produits analogues déjà connus, alors que la même homologation effectuée sur l'analogue du composé de Formule C portant un groupe hydroxyle à la place du groupe N-hydroxyuréido [cf. N. Larose, Université de Genève, Thèse No. 3212 (2000)] diminuait sensiblement l'activité.
La présente invention a été réalisée sur la base de ces résultats.
<Desc/Clms Page number 4>
Exposé de l'invention La présente invention a pour objet un composé représenté par la Formule générale 1 suivante :

dans laquelle : - n est égal à 3 ; - R1 représente un groupe isopropyl ; - chacun des groupes R2 représente indépendamment l'un de l'autre un groupe méthyle ; - le groupe R3 représente un groupe -ORs, où RI est un groupe pivaloyl et R4 représente un atome d'hydrogène, ou un sel pharmaceutiquement acceptable de celui-ci.
dans laquelle : - n est égal à 3 ; - R1 représente un groupe isopropyl ; - chacun des groupes R2 représente indépendamment l'un de l'autre un groupe méthyle ; - le groupe R3 représente un groupe -ORs, où RI est un groupe pivaloyl et R4 représente un atome d'hydrogène, ou un sel pharmaceutiquement acceptable de celui-ci.
La présente invention a également pour objet : - le composé de Formule 1 tel que défini ci-dessus pour utilisation comme médicament ; - le composé de Formule 1 tel que défini ci-dessus pour utilisation comme agent antiviral, notamment comme agent anti-VIH-1 ; - un procédé de préparation du composé de Formule 1 tel que défini ci-dessus ; - une composition pharmaceutique contenant en tant qu'ingrédient actif au moins le composé de Formule 1 tel que défini ci-dessus ; - une composition pharmaceutique contenant une quantité efficace comme antiviral du composé tel que défini ci-dessus ; et - l'utilisation du composé de Formule 1 tel que défini ci-dessus pour la fabrication d'un médicament anti-VIH-1 ;
<Desc/Clms Page number 5>
étant entendu que par "composé tel que défini ci-dessus", il faut également comprendre un sel pharmaceutiquement acceptable de celui-ci.
Description détaillée de l'invention.
Le composé de la présente invention est représenté par la Formule générale 1 suivante :

dans laquelle : - n est égal à 3 ; - R1 représente un groupe isopropyl ; - chacun des groupes R2 représente indépendamment l'un de l'autre un groupe méthyle ;
- le groupe R3 représente un groupe-OR5, où R5 est un groupe pivaloyle et R4 représente un atome d'hydrogène, à savoir le 1- (3-N1-pivaloyloxyuréidopropyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5- isopropyluracile.
dans laquelle : - n est égal à 3 ; - R1 représente un groupe isopropyl ; - chacun des groupes R2 représente indépendamment l'un de l'autre un groupe méthyle ;
- le groupe R3 représente un groupe-OR5, où R5 est un groupe pivaloyle et R4 représente un atome d'hydrogène, à savoir le 1- (3-N1-pivaloyloxyuréidopropyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5- isopropyluracile.
Ce composé de la présente invention peut être sous la forme de sels pharmaceutiquement acceptables conventionnels de celui-ci.
Le composé de la présente invention peut être préparé selon le schéma réactionnel suivant dans lequel n, R', R2, R3, R4 et R5 ont les mêmes significations que celles définies ci-dessus.
<Desc/Clms Page number 6>

Schéma réactionnel

R2 R2 )-\ Etape a) \- COOEt + RIe HBrC00Et 1) Zn/solvant \/Ri iv R2 III 2) acide p2 II Etape b) thiourée dans milieu alcoolique basique 0 2 0 JLRt Etape c) ! i Rl acide organique AR2 acide organique, 32 H dilué H VI V Etape d) 1) glycosidation avec MeCOOCH20 (CH2) nOCOMe (n=3) VII 2) solvolyse 9 2 0 - ? 1 R JL R Ri R QH-R2--------. --R 0 I ?--0 1j", R 0-1 réaction de l~ o 1 Mitsunobuavec o) (CHOH PhOCONHOCOOPh) t (CH ; PhON IX 1 X OCOOPh Etape f) aminolyse Yé- y 0 1 R2 )... R2 : s) YYA - R2 0 N 0, 1, 1, 1 2-K 0*'N 0 2 0-1 o-acylation o-J 1 1 (CH2) nOH (CH2) n N-OR5 HO--N '-NH2 ONH2 0 Ib la
R2 R2 )-\ Etape a) \- COOEt + RIe HBrC00Et 1) Zn/solvant \/Ri iv R2 III 2) acide p2 II Etape b) thiourée dans milieu alcoolique basique 0 2 0 JLRt Etape c) ! i Rl acide organique AR2 acide organique, 32 H dilué H VI V Etape d) 1) glycosidation avec MeCOOCH20 (CH2) nOCOMe (n=3) VII 2) solvolyse 9 2 0 - ? 1 R JL R Ri R QH-R2--------. --R 0 I ?--0 1j", R 0-1 réaction de l~ o 1 Mitsunobuavec o) (CHOH PhOCONHOCOOPh) t (CH ; PhON IX 1 X OCOOPh Etape f) aminolyse Yé- y 0 1 R2 )... R2 : s) YYA - R2 0 N 0, 1, 1, 1 2-K 0*'N 0 2 0-1 o-acylation o-J 1 1 (CH2) nOH (CH2) n N-OR5 HO--N '-NH2 ONH2 0 Ib la
<Desc/Clms Page number 7>
Les nucléobases représentées par les Formules V et VI ci-dessus sont connues et elles sont habituellement préparées par substitution électrophile [cf., p. ex. Y. S. Lee & Y. H. Kim, Synth. Commun. 29 (9) 1503-17 (1999)].
Toutefois, dans le procédé de la présente invention, le cycle pyrimidine des nucléobases modifiées de Formules V et VI a été construit par condensation selon le principe de la technique décrite dans S. M. Hannick & Y. Kishi, J. Org. Chem., 48, 3833-3835 (1983).
Ainsi, la première étape du procédé, dite étape a), consiste à faire réagir un phényléthanenitrile de Formule Il avec un composé de Formule H), en présence de Zn dans un solvant approprié, par exemple un éther tel que le tétrahydrofurane, à une température appropriée, par exemple à reflux, puis à traiter le mélange obtenu avec un acide, par exemple l'acide chlorhydrique, pour obtenir le composé de Formule IV.
Ensuite, dans une étape b), ce composé de Formule IV est mis à réagir avec de la thiourée dans un milieu alcoolique basique, par exemple dans un milieu sodium/éthanol (Na/EtOH), à une température appropriée, par exemple à reflux, pour obtenir le thiouracile de Formule V.
Le thiouracile de Formule V est ensuite transformé dans une étape c) en uracile de Formule VI par traitement avec un acide organique dilué approprié, par exemple de l'acide chloroacétique 10 %.
La fixation de la chaîne sur N1 de la nucléobase de Formule VI est effectuée dans une étape d) par une réaction de glycosidation conventionnelle avec un composé de Formule VII dans lequel n est égal à 3, par exemple en présence d'hexaméthyldisilazane (HMDS), de chlorotriméthylsilane (TMSCI) et de tétrachlorure d'étain (SnCI4) suivie d'une solvolyse de l'ester obtenu, par exemple dans un milieu méthanol/triéthylamine (MeOH/EtsN), pour fournir l'alcool de Formule IX.
L'alcool de Formule IX est ensuite soumis à une réaction de Mitsunobu pour remplacer son groupement-OH par un groupement azoté qui conduira au groupe N-hydroxyuréido.
<Desc/Clms Page number 8>
Ainsi, le traitement de l'alcool de Formule IX dans les conditions d'une réaction de Mitsunobu conventionnelle en utilisant la N, O-bis (phénoxycarbonyl) hydroxylamine comme nucléophile (étape e) fournit le composé de Formule X qui, après aminolyse conventionnelle (étape f), par exemple avec de l'ammoniac ou un amidure dans un solvant approprié, conduit au composé de Formule la qui porte un groupe N1-hydroxyuréido terminal, à savoir un composé représenté par la Formule 1 dans lequel R3 représente un groupe-OH et R4 représente un atome d'hydrogène.
Le composé de Formule la peut ensuite être transformé par une réaction d'O-acylation (étape g) en composé de Formule lb, à savoir le composé de Formule 1 de la présente invention dans lequel R3 représente un groupe-OR et R représente un atome d'hydrogène, comme suit.
Le composé de Formule la est ensuite soumis à une réaction d'O-acylation conventionnelle, par exemple avec un agent acylant de formule générale X-CO-R6 (où R6 est un groupe Me3C, X pouvant être par exemple un atome d'halogène ou un groupe R6COO-, sans que X soit limité à ceux-ci), pour conduire au composé monoacylé de Formule lb de la présente invention dans lequel R5 est un groupe Me3CCO, plus lipophile que son précurseur la et dans lequel le groupe N-OH est protégé contre l'oxydation.
Le composé de la présente invention peut en outre être transformé de manière conventionnelle en sels pharmaceutiquement acceptables de celui-ci.
Afin de démontrer l'efficacité du composé de la présente invention comme agent antiviral, et notamment comme agent anti-VIH-1, des tests in vitro ont été effectués selon le principe et le mode opératoire suivants.
Principe
Le criblage a pour but d'évaluer 11activité antirétrovirale du composé de la présente invention et des composés comparatifs sur la souche VIH-1 lai cultivée sur cellules mononuclées du sang périphérique (CMSP).
Le criblage a pour but d'évaluer 11activité antirétrovirale du composé de la présente invention et des composés comparatifs sur la souche VIH-1 lai cultivée sur cellules mononuclées du sang périphérique (CMSP).
<Desc/Clms Page number 9>

Pour cela, les composés à tester ont été incubés pendant sept jours (durée du test anti-VIH) avec les CMSP en phase exponentielle de croissance.
La capacité des composés à inhiber la réplication virale a ensuite été mesurée dans les surnageants de culture par dosage de l'activité"Reverse Transcriptase" (RT) à l'aide de la trousse RetroSys TR (INNOVAGEN)).
La concentration du composé testé permettant d'inhiber de 50 % la réplication virale a été déterminée. Il s'agit respectivement de la concentration d'inhibition Iso.
Parallèlement au criblage, et dans les mêmes conditions, un test de cytotoxicité des composés à tester a été effectué.
Ce test a été révélé par le MTT (bromure de 3-[4, 5-diméthylthiazol-2-yl]-2, 5- diphenyltetrazolium) après 7 jours de culture [J. G. Park et col., Cancer Res. 47 (22), 5875-5879 (1987)].
Ce test a permis de déterminer la concentration de produit qui diminue de 50 % la croissance et la viabilité des CMSP (CCgo).
L'indice thérapeutique (IT) du composé a été calculé comme suit : tTso = (CCgo/Ctgo).
Mode opératoire Les CMSP ont été isolées comme décrit dans Ulmer et col., Immunobíology, 166 (3), 238-250 (1984) à partir d'un donneur sain par un gradient de Ficoll (Nicomed Pharma AS).
Les CMSP ont été activées par la phytohémagglutinine pendant trois jours puis cultivées dans une plaque de 96 puits, dans du milieu de base (RPMI) supplémenté par de l'interleukine-2 humaine recombinante.
Tout au long de la culture, les cellules ont été maintenues à 37 C, en atmosphère saturée en humidité, et sous 5 % de CO2.
Les CMSP ont été pré-traitées une heure en présence des composés à tester à différentes concentrations, puis infectées avec 100 TCID50 de VIH-1-Lai [S. Wain-Hobson et col., Science 17,252 (5008) : 961-965 (1991)].
<Desc/Clms Page number 10>
Trois jours après l'infection par le VIH-1, la moitié du milieu de culture a été renouvelée.
Au jour 7, les surnageants ont été prélevés et congelés à -20oC.
La réplication virale a ensuite été mesurée en dosant l'activité"Reverse Transcriptase" (RT) dans les surnageants de culture au moyen de la trousse RetroSys (Innovagen).
La RT contenue dans le surnageant synthétise, en présence de bromodeoxyuridine triphosphate (BrdUTP), un brin d'ADN complémentaire à une matrice fixée au fond des puits d'une plaque 96 puits. L'incorporation de BrdU est quantifiée par la fixation d'un anticorps anti-BrdU conjugué à la phosphatase alcaline. L'activité de la phosphatase alcaline liée, mesurée par colorimétrie, est proportionnelle à l'activité de la RT dans le surnageant de culture.
Les résultats obtenus résultent d'au moins deux expérimentations distinctes et réalisées en triplicat.
Composé de l'invention 1- (3-N3-pivaloyloxyuréidopropyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5-éthyluracile Composés comparatifs testés :

Composé Comp. 1 : 1- (2-Nl-hydroxyuréidoéthyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5- éthyluracile Composé Comp. 2 : 1- (4-Nl-hydroxyuréidobutyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5- éthyluracile Composé Comp. 3 : 1- (2-N1-hydroxyuréidoéthyloxyméthyl)-6-benzyl-5-éthyluracile Composé Comp. 4 : 1-éthyloxyméthyl-6-benzyl-5-isopropyluracile (Composé de Formule A) Le composé de l'invention et les Composés Comp. 1, Comp. 2 et Comp. 3 testés ont été synthétisés comme indiqué dans les Exemples et le composé Comp. 4 a été synthétisé comme décrit dans la littérature [M. Baba, H. Tanaka, T. Miyasaka, S.
Composé Comp. 1 : 1- (2-Nl-hydroxyuréidoéthyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5- éthyluracile Composé Comp. 2 : 1- (4-Nl-hydroxyuréidobutyloxyméthyl)-6- (3, 5-diméthylbenzyl)-5- éthyluracile Composé Comp. 3 : 1- (2-N1-hydroxyuréidoéthyloxyméthyl)-6-benzyl-5-éthyluracile Composé Comp. 4 : 1-éthyloxyméthyl-6-benzyl-5-isopropyluracile (Composé de Formule A) Le composé de l'invention et les Composés Comp. 1, Comp. 2 et Comp. 3 testés ont été synthétisés comme indiqué dans les Exemples et le composé Comp. 4 a été synthétisé comme décrit dans la littérature [M. Baba, H. Tanaka, T. Miyasaka, S.
<Desc/Clms Page number 11>
Yuseda, M. Ubasawa, R. T. Walker & E. De Clerq, Nucleosides Nucleotides, 14,575- 583 (1995)].
Résultats des tests Les résultats des tests résultant du dosage de l'activité"Reverse Transcriptase" (RT) sont reportés sur le Tableau 1 ci-dessous qui montre les concentrations d'inhibition à 50% (CI50) contre le VIH-Lai en nM, les concentrations cytotoxiques à 50% (CC50) en nM et l'index thérapeutique iT5o (CCso/Ciso) du Composé de la présente invention et des composés comparatifs Comp. 1,2, 3 et 4.

Tableau 1

<tb>
<tb> R1 <SEP> R2 <SEP> n <SEP> R3 <SEP> R4 <SEP> CI50 <SEP> CC50 <SEP> IT50
<tb> (nM) <SEP> (nM)
<tb> Composé <SEP> de <SEP> iPr <SEP> Me <SEP> 3 <SEP> OOCCMe3 <SEP> H <SEP> 1x10⁻⁶ <SEP> 6. <SEP> 5x10⁴ <SEP> 6. <SEP> 5x101
<tb> l'invention
<tb> Composés
<tb> Comparatifs
<tb> Comp. <SEP> 1 <SEP> Et <SEP> Me <SEP> 2 <SEP> OH <SEP> H <SEP> 0,92 <SEP> > S <SEP> x <SEP> 1 <SEP> OS <SEP> > 1, <SEP> 1x10⁶
<tb> Comp <SEP> 2 <SEP> Et <SEP> Me <SEP> 4 <SEP> H <SEP> H <SEP> 2.3 <SEP> > 0,5 <SEP> x <SEP> 105 <SEP> > 0, <SEP> 25 <SEP> x <SEP> 105
<tb> Comp. <SEP> 3 <SEP> Et <SEP> H <SEP> 2 <SEP> OH <SEP> H <SEP> 70 <SEP> > 2,5 <SEP> x <SEP> 105 <SEP> > 3, <SEP> 5x10³
<tb> (Formule <SEP> C)
<tb> Comp. <SEP> 4 <SEP> 2 <SEP> > 3 <SEP> x <SEP> 1 <SEP> 04 <SEP> > 1, <SEP> S <SEP> X104
<tb> (Formule <SEP> A)
<tb>
<Desc/Clms Page number 12>
Comme on peut le voir sur le Tableau 1, le composé de la présente invention s'est révélé un antiviral très actif contre VIH-1, pour lequel on peut remarquer l'activité spectaculaire et imprévisible, à savoir une activité 1.000. 000 fois supérieure à celle de ses congénères ou de ses concurrents.
La présente invention fournit donc un nouvel acyclonucléoside comme agent antiviral, notamment agissant comme inhibiteur non nucléosidique de la transcriptase inverse du VIH-1, atoxique, et qui peut être actif à des concentrations femtomolaires.
Ainsi, le composé de ! a présente invention ou un sel pharmaceutiquement acceptable de celui-ci peut être utilisé comme ingrédient actif dans une composition pharmaceutique, et il peut être utilisé soit seul, soit en mélange avec d'autres ingrédients actifs, notamment dans une composition pharmaceutique destinée à être utilisée comme médicament dans le cadre d'une polythérapie.
La présente invention fournit donc également une composition pharmaceutique contenant en tant qu'ingrédient actif au moins le composé de la présente invention ou un sel pharmaceutiquement acceptable de celui-ci.
La quantité du composé de la présente invention ou de son sel pharmaceutiquement acceptable contenue dans la composition dépendra notamment du poids, de l'age et de l'état du patient ainsi que de l'efficacité du composé.
La composition pharmaceutique de la présente invention peut être sous une forme administrable par voie orale ou par voie systémique, et elle peut contenir tout support ou excipient pharmaceutiquement acceptable approprié.
Le composé de la présente invention est un composé de Formule 1 dans lequel R3 est

5 un groupe OR, à savoir un groupe pivaloyloxy.
5 un groupe OR, à savoir un groupe pivaloyloxy.
Un tel composé où R3 est un groupe OR pourra notamment être avantageusement utilisé dans une formule retard.
Le composé de la présente invention dans lequel R5 est un groupe pivaloyl est particulièrement avantageux car il est plus lipophile que son précurseur et le groupe
<Desc/Clms Page number 13>
N-OH est protégé contre l'oxydation. En outre, il peut être très lentement désacylé dans le sang.
L'utilisation du groupe Rs ramifié est également avantageuse car elle permet de retarder l'hydrolyse du groupement ester par les estérases.
Grâce à la présente invention, il a été possible d'améliorer la fixation sur le récepteur, à savoir le site allostérique de la transcriptase inverse du VIH-1, ce qui se manifeste par une concentration inhibitrice plus faible, ce qui implique une meilleure sélectivité, un coût de préparation plus faible et une propension à sélectionner des mutants résistants plus faible.
Les exemples suivants sont destinés à illustrer la présente invention. Cependant, ils ne doivent en aucun cas être considérés comme limitant l'étendue de la présente invention.
<Desc/Clms Page number 14>
EXEMPLES Les produits de départ, les réactifs et les solvants utilisés dans les synthèses suivantes sont tous des produits commerciaux provenant de chez Fluka (Buchs, Switzerland), Merck (Darmstadt, Germany), ou Aldrich (Buchs, Switzerland), à moins qu'autre chose ne soit spécifié.
Exemple 1

Synthèse du 1- (3-Nl-pivaloyloxyuréidopropyloxyméthyl)-6- (3, 5-diméthylbenzyl)- 5-isopropyluracile de la présente invention 1. Synthèse du 1- (3--hydroxyuréidopropy) oxyméthy !)-6- (3, 5-diméthy) benzy !)- 5-isopropyluracile (Composé de Formule I, dans lequel n=3, R1 est un groupe isopropyl, chaque R2 est un groupe méthyle, R3 est un groupe OH et R4 est un atome d'hydrogène).
Synthèse du 1- (3-Nl-pivaloyloxyuréidopropyloxyméthyl)-6- (3, 5-diméthylbenzyl)- 5-isopropyluracile de la présente invention 1. Synthèse du 1- (3--hydroxyuréidopropy) oxyméthy !)-6- (3, 5-diméthy) benzy !)- 5-isopropyluracile (Composé de Formule I, dans lequel n=3, R1 est un groupe isopropyl, chaque R2 est un groupe méthyle, R3 est un groupe OH et R4 est un atome d'hydrogène).
A. Synthèse du 6- (3, 5-diméthylbenzyl) -5-isopropyl-uracile (Composé de Formule VI selon le Schéma réactionnel 1 dans lequel R1 est un groupe isopropyl et chaque R2 est un groupe méthyle) A une solution d'acide 2-bromo-3-méthylbutanoïque (3 g, 16, 5 mmoles) dans de l'éthanol (200 ml), on a ajouté de l'acide sulfurique concentré (4 ml). Après 36 h d'ébullition à reflux, le milieu réactionnel, amené à température ambiante, a été neutralisé avec une solution aqueuse saturée de carbonate de sodium. Après distillation de l'éthanol, le milieu réactionnel a été extrait par du dichlorométhane (100 mi). La phase organique a ensuite été séchée sur du sulfate de magnésium et le solvant a été évaporé pour donner le 2-bromo-3-méthylbutanoate d'éthyle (1,91 g, 55 %).
Une suspension de poudre de zinc (31,5 g, 0,48 mole) dans du tétrahydrofurane (300 ml) a été portée à ébullition sous reflux, puis il a été ajouté quelques gouttes de 2-bromo-3-méthylbutanoate d'éthyle pour initier la réaction. Après 45 mn à reflux sous agitation magnétique, il a été ajouté du 3, 5-diméthylphényléthanenitrile (13,2 g, 91 moles), puis goutte à goutte, le reste du 2-bromo-3-méthylbutanoate d'éthyle (au
<Desc/Clms Page number 15>
total 19,1 g, 91 mmoles). L'ébullition a été maintenue pendant 15 mn, le mélange a ensuite été refroidi, puis il a été ajouté à celui-ci du tétrahydrofurane (500 ml) et une solution aqueuse de carbonate de potassium à 50 % (100 ml). Après 45 mn d'agitation vigoureuse, la phase organique a été séparée par décantation et la phase aqueuse a été lavée avec du tétrahydrofuranne (2 x 100 ml). Les phases organiques rassemblées ont été traitées par une solution aqueuse à 10 % d'acide chlorhydrique (300 ml) pendant 45 mn. Après élimination du tétrahydrofurane par distillation sous pression réduite, le résidu a été repris par du dichlorométhane (300 ml), et la phase organique a été lavée par une solution saturée de monohydrogénocarbonate de sodium (100 ml), séchée sur du sulfate de magnésium et concentrée. La distillation du résidu (134 oC, 10-1 mmHg) fournissait le 3-méthyl-2 (3, 5-diméthylphénylacétyl) - butanoate d'éthyle (13,2 g, 52 %).
Du sodium métallique (23,8 g, 1.034 moles) a été mis en réaction avec de l'methanol anhydre (500 ml). A la solution limpide obtenue, il a été ajouté de la thiourée (54,35 g, 714 mmoles) et du 3-méthyl-2 (3, 5-diméthylphénylacétyl) butanoate d'éthyle (13,14 g, 47,6 moles). Le milieu réactionnel a été maintenu à reflux pendant 6 h, puis concentré sous vide à 40, 50 C. Au résidu obtenu, il a été ajouté de l'acide chlorhydrique concentré (100 ml) puis la solution a été amenée à pH 4 par de l'acide acétique. Le 6-diméthylbenzyl-5-isopropyl-2-thiouracile obtenu a été dissous dans une solution aqueuse à 10 % d'acide chloroacétique (200 ml) et la solution a été maintenue à reflux pendant 24 h puis refroidie à température ambiante et le précipité obtenu a été séparé par filtration et lavé avec de l'éthanol froid puis de l'éther, puis séché sous vide à 40 C pour fournir le 6- (3, 5-diméthylbenzyl (-5-isopropyluracile (7 g, 54 %).
Point de fusion : 213-214 C.
B. Synthèse du 1-acétoxy-3-acétoxyméthoxypropane (Composé de Formule VII selon le Schéma réactionnel 1, dans lequel n = 3) A un mélange de 1,3-dioxane (3 ml, 0,035 mmole) et d'anhydride acétique (3.3 ml, 0,035 mmole) porté à 0 oC, il a été ajouté une goutte d'acide sulfurique concentré. Le mélange a ensuite été agité 14 h à 20 C, additionné d'acétate de sodium (2 g) et
<Desc/Clms Page number 16>

filtré. Le résidu distillé sous vide (120 C, 16 mmHg) fournissait le 1-acétoxy-3acétoxyméthoxypropane (3, 34 g, 50 %) sous forme d'une huile incolore.
1H-RMN (200 MHz, CDC ! s) : 8 1, 90 (quint., 2H, J=6Hz, CH2-CH-CH2), 2, 04 (s, 3H, OAc), 2, 09 (s, 3H, OAc), 3, 69 (t, 2H, J=6Hz, OCH2-CH2-CH2-OAc), 4, 14 (t, 2H, J=6Hz, OCH2CH2CH20Ac), 5, 22 (s, 2H, AcOCHO).
IR (KBr) : Vmax 2994 (vc-H), 1706 et 1682 (vc=o), 1225, 1074 cm-1.
C. Synthèse du 1- (3-N1-hydroxyuréidopropyloxyméthyl)-6-(3,5-diméthylbenzyl)-
5-isopropyluracile A une solution de 6- (3, S-diméthylbenzyl) -S-isopropyluracile (1, S g, 5, 5 mmoles) obtenu à l'étape A ci-dessus et de 1-acétoxy-3-acétoxyméthoxypropane (2,1 g, 11 mmoles) obtenu à l'étape B ci-dessus dans de l'éthanenitrile (60 ml), il a été ajouté de l'hexaneméthyldisilazane (1, 78 g, 11 mmoles) et du chlorotriméthylsilane (1,2 g, 11 moles). Après 15 mn à 20 oC, il a été ajouté goutte à goutte une solution de chlorure d'étain1v (2,87 g, 11 mmoles) dans de l'éthanenitrile (15 ml). Après 14 h d'agitation à 20'C, il a été ajouté du dichlorométhane (100 ml) et une solution aqueuse saturée d'hydrogénocarbonate de sodium (50 ml). La phase organique a ensuite été lavée par une solution aqueuse saturée d'hydrogénocarbonate de sodium (30 ml) puis par une solution saturée de chlorure de sodium (30 ml), et séchée sur du sulfate de magnésium, puis concentrée. Le résidu obtenu a été soumis à une chromatographie sur colonne flash (éther de pétrole/acétate d'éthyle 1 : 1, RF = 0,41) pour fournir le 1-acétoxypropyloxyméthyl)-6-(3,5-diméthylbenzyl)-5isopropyluracile (1,73 g, 75 %) sous forme d'une huile visqueuse.
5-isopropyluracile A une solution de 6- (3, S-diméthylbenzyl) -S-isopropyluracile (1, S g, 5, 5 mmoles) obtenu à l'étape A ci-dessus et de 1-acétoxy-3-acétoxyméthoxypropane (2,1 g, 11 mmoles) obtenu à l'étape B ci-dessus dans de l'éthanenitrile (60 ml), il a été ajouté de l'hexaneméthyldisilazane (1, 78 g, 11 mmoles) et du chlorotriméthylsilane (1,2 g, 11 moles). Après 15 mn à 20 oC, il a été ajouté goutte à goutte une solution de chlorure d'étain1v (2,87 g, 11 mmoles) dans de l'éthanenitrile (15 ml). Après 14 h d'agitation à 20'C, il a été ajouté du dichlorométhane (100 ml) et une solution aqueuse saturée d'hydrogénocarbonate de sodium (50 ml). La phase organique a ensuite été lavée par une solution aqueuse saturée d'hydrogénocarbonate de sodium (30 ml) puis par une solution saturée de chlorure de sodium (30 ml), et séchée sur du sulfate de magnésium, puis concentrée. Le résidu obtenu a été soumis à une chromatographie sur colonne flash (éther de pétrole/acétate d'éthyle 1 : 1, RF = 0,41) pour fournir le 1-acétoxypropyloxyméthyl)-6-(3,5-diméthylbenzyl)-5isopropyluracile (1,73 g, 75 %) sous forme d'une huile visqueuse.
Ce dérivé acétylé (1,7 g, 4, 05 mmoles) a été dissous dans du méthanol (40 ml) et il a été ajouté à celui-ci de la triéthylamine (5 ml) et de l'eau (5 ml). Après 48 h d'agitation à 20 oC, la réaction était terminée (CCM). Le milieu réactionnel a été concentré, les restes de produits volatils ont été éliminés par coévaporation avec du toluène et le résidu a été soumis à une chromatographie sur colonne flash
(dichlorométhane/méthanol 99, 5 : 0. 5) pour fournir le 1- (3-hydroxypropyloxyméthyl) -6- (3, 5-diméthylbenzyl)-5-isopropyluracile (1,43 g, 93 %). A une solution de cet alcool (1,43 g, 3,96 mmoles), de N, O- (diphénoxycarbonyl) -hydroxylamine (1, 2 g, 4,36 mmoles) et de triphénylphosphine (1, 25 g, 4,76 mmoles) dans du tétrahydrofurane
(dichlorométhane/méthanol 99, 5 : 0. 5) pour fournir le 1- (3-hydroxypropyloxyméthyl) -6- (3, 5-diméthylbenzyl)-5-isopropyluracile (1,43 g, 93 %). A une solution de cet alcool (1,43 g, 3,96 mmoles), de N, O- (diphénoxycarbonyl) -hydroxylamine (1, 2 g, 4,36 mmoles) et de triphénylphosphine (1, 25 g, 4,76 mmoles) dans du tétrahydrofurane
<Desc/Clms Page number 17>
(30 ml), il a été ajouté goutte à goutte à 0"C une solution d'azodicarboxylate de diisopropyle (0,97 g, 4,76 mmoles) dans du tétrahydrofurane (5 ml). Le milieu réactionnel a été concentré puis soumis à une chromatographie sur colonne flash (méthanol/chloroforme 0,3 : 9,7) pour fournir le 6-(3,5-diméthylbenzyl)- 1-[3-(N-phénoxycarbonyl-N-phénoxycarbonyloxyamino)propyloxyméthyl]-5- isopropyluracile (1,8 g, 79 %) sous la forme d'un solide, Point de fusion : 59-61 C.

1 H-RMN (200 MHz, CDC ! s) : 8 1, 23 (d, 6H, J=6, 5Hz, CH-Me2), 2, 03 (quint, 2H, J=6Hz, CHs-CH-CHz), 2, 29 (s, 6H, MePh), 2, 82 (sept., 1H, CHMe2), 3, 75 (t, 2H, OCH-CHz-CHz-N), 3, 95 (t, 2H, NCH2CH2CH20), 4, 09 (s, 2H, CHAr), 5, 12 (s, 2H, NCH O),
6,70 (s, 2H, Hortho-benzyle), 6,90 (s, 1H, Hpara-benzyle), 7,10-7, 48 (m, 10,2PhO),
8,1 (s l, 1H, NH).
6,70 (s, 2H, Hortho-benzyle), 6,90 (s, 1H, Hpara-benzyle), 7,10-7, 48 (m, 10,2PhO),
8,1 (s l, 1H, NH).
IR (CH2CI2) : vmax 3382 (vN-H), 3050-2870(vC-H), 1806, 1741,1707 et 1682 (vc=o) cm-1.
Une solution de ce dernier composé (1,8 g, 3,13 mmoles) dans le méthanol saturé en ammoniac a été agitée à 20 C jusqu'à disparition du produit de départ (réaction suivie par CCM). Le résidu a été soumis à une chromatographie sur colonne flash (méthanol/acétate d'éthyle 1 : 9) pour fournir le 1-(3-N1-hydroxyuréidopropyloxyméthyl)-6-(3,5-diméthylbenzyl)-5-isopropyluracile désiré (0,74 g, 60 %) sous la forme d'un solide.
Point de fusion : 88-90 C.
1 H-RMN (200 MHz, CDCI3) : 5 1,29 (d, 6H, J=6, 5Hz, CHMe),
1,89 (quint, 2H, J=6Hz, CH2-CH2-CH2), 2,28 (s, 6H, MePh),
2,88 (sept., 1 H, CHMe2), 3,62 (t, 2H, OCH2-CH2-CH2-N),
3,68 (t, 2H, NCHCH2CH2O), 4,09 (s, 2H, CHzAr), 5, 11 (s, 2H, NCHzO),

6, 70 (s, 2H, Hortho-benzyle), 6, 90 (s, 1 H, Hpara-benzyle), 9, 00 et 9, 87 (2 s !, 3H, NH).
1,89 (quint, 2H, J=6Hz, CH2-CH2-CH2), 2,28 (s, 6H, MePh),
2,88 (sept., 1 H, CHMe2), 3,62 (t, 2H, OCH2-CH2-CH2-N),
3,68 (t, 2H, NCHCH2CH2O), 4,09 (s, 2H, CHzAr), 5, 11 (s, 2H, NCHzO),
6, 70 (s, 2H, Hortho-benzyle), 6, 90 (s, 1 H, Hpara-benzyle), 9, 00 et 9, 87 (2 s !, 3H, NH).
IR (CH2CI2) : Vmax 3S30 (vO-H), 3430, 3372 et 3190 (VN-H), 3000-2850 (vc-H), 1681, 5 (vc=o) cm'.
<Desc/Clms Page number 18>
2. Synthèse du 1- (3-N1-pivaloyloxyuréidopropyloxyméthyl)-6- (3, 5- diméthylbenzyl) -5-isopropyl uraci le (Composé de la présente invention de Formule i, dans lequel n=3, R1 est un groupe isopropyle, chaque R2 est un groupe méthyle, R3 est un groupe pivaloyloxy

(Me3CCOO) et R4 est un atome d'hydrogène).
(Me3CCOO) et R4 est un atome d'hydrogène).
A une solution de 1- (3--hydroxyuréidopropytoxyméthy))-6- (3, 5-diméthy ! benzy))-5- isopropyluracile obtenu dans l'exemple 1-C ci-dessus (134 mg, 0,32 mmole) dans de la pyridine (1, 5 ml), il a été ajouté 46 mg (0,38 mmole) de chlorure de pivaloyle. Après 14 h d'agitation à 24 oC, la pyridine a été éliminée par coévaporation avec du toluène (2 x 3ml) et le résidu a été repris par du dichlorométhane (10 ml). La phase organique a ensuite été lavée par une solution aqueuse saturée d'hydrogénocarbonate de sodium (10 ml). La phase aqueuse a été extraite par du dichlorométhane (3 x 10 ml) et les phases organiques, rassemblées, lavées par une solution aqueuse d'hydrogénocarbonate de sodium (10 mL), une solution aqueuse saturée de chlorure de sodium (10 mL), séchées (sulfate de sodium) abandonnent par distillation du solvant 180 mg de 1-(3-N1-pivaloyloxyuréidopropyloxyméthyl)-6-(3,5-diméthylbenzyl)- 5-isopropyl uracile brut qui a été soumis à une chromatographie "flash" sur une colonne de gel de silice (dichlorométhane/méthanol 24 : 1) pour fournir 127 mg (78%) du 1-(3-N1-pivaloyloxyuréidopropyloxyméthyl)-6-(3,5-diméthylbenzyl)-5isopropyluracile désiré sous forme d'un solide.
Point de fusion 68-69 C ; RF 0,22 (dichlorométhane/méthanot 24 : 1).
UV (MeOH) nm (s) : 210 (17500) et 268 (9420).
1H RMN (200 MHz, CDOs) : 8 1. 27 (d, 6 H, J = 6, 5 Hz, CHMe2), 1,29 (s, 9 H, CMe3),
1,80 (quint., 2 H, J = 6 Hz, CH2-CH2-CH2), 2,28 (s, 6 H, Me2Ph),
2,86 (sept, 1 H, CHMe2), 3,62 (t, 2 H, OCH2CH2CH2N),
3,72 (t, 2 H, OCH2CH2CH2N), 4,08 (s, 2 H, CH2Ar), 5, 09 (s, 2 H, NCH20),
6,69 (s, 2 H, Hortho-benzyle), 6,89 (s, 1 H, Hpara-benzyle), 8,66 (s él, 1 H NH).

1,80 (quint., 2 H, J = 6 Hz, CH2-CH2-CH2), 2,28 (s, 6 H, Me2Ph),
2,86 (sept, 1 H, CHMe2), 3,62 (t, 2 H, OCH2CH2CH2N),
3,72 (t, 2 H, OCH2CH2CH2N), 4,08 (s, 2 H, CH2Ar), 5, 09 (s, 2 H, NCH20),
6,69 (s, 2 H, Hortho-benzyle), 6,89 (s, 1 H, Hpara-benzyle), 8,66 (s él, 1 H NH).
13C RMN (50 MHz, CDCts) : ô 20, 4 (Me2Ar), 21, 3 (Me2CH), 26, 8 (NCH2CH2CH2-0), 27,0 (Me3C), 28,4 (Me2CH), 33,3 (CH2Ar), 38, 5 (Me3C), 46,6 (NCH2-CH2CH2), 66,4 (OCH2CH2CH2N), 73,1 (NCH20), 119,6 (C-5), 125, 0 (Cortho-Ar),
<Desc/Clms Page number 19>

128, 8 (Cpara-Ar), 135, 1 (Cipso-Ar), 138, 8 (Cméta-Ar), 148, 8 (C-2), 151, 8 (C-6), 158, 8 (CONH2), 162, 3 (C-4), et 175, 7 (COCMe3).
IR (CH2Cb) : vmax 3535 (VN-H), 3430 et 3386 (VNH2), 3052 (vc-H asymétrique),
1779 (vc=o ester), 1705,1684 (vc=o CON) cm'.
1779 (vc=o ester), 1705,1684 (vc=o CON) cm'.
SM m/z (%) : 355 (4, B-CH2-OCH2CH2CN+), 301 (2, B-CHsO), 285 (3, B-CH2+),
273 (13, BH2+), 272 (62, BH+), 271 (5, B+), 257 (100, BH±Me).
273 (13, BH2+), 272 (62, BH+), 271 (5, B+), 257 (100, BH±Me).
Analyse élémentaire pour C26H38N406 (502, 62), 0,5 CH2CI2) :
Calculée : C, 58,39 ; H, 7,21 ; N, 10,28.
Calculée : C, 58,39 ; H, 7,21 ; N, 10,28.
Trouvée : C, 58,14 ; H, 7, 20 ; N, 10,13.
Exemple 2 Synthèse du 1-(2-N1-hydroxyuréidoéthoxyméthyl)-6-(3,5-diméthylbenzyl)-5- éthyluracile (Composé Comp. 1) (Composé de Formule 1 comparatif dans lequel n = 2, R1 = éthyle, R2 = méthyle, R = OH, R = H).

A. Synthèse du 1- (2-acétoxyéthoxyméthyt)-6- (3, 5-diméthy) benzy))-5-éthy ! urac !) e Du 6- (3, 5-diméthylbenzyl) -5-éthyluracile (voir Exemple 3) (516 mg, 2 mmoles) et du 1-acétoxy-2-acétoxyméthoxyéthane [A. Rosowski, S. H. Kim. M. Wick, J. Med. Chem.
(1981) 24, 1177-81]) (704 mg, 4 mmoles) ont été mis en suspension, sous atmosphère d'azote, dans de l'acétonitrile (20 ml). On a ajouté de l'HMDS (hexaméthyldisilazane) (646 mg, 4 mmoles) et du TMSCI (chlorotriméthylsilane) (435 mg, 4 mmoles) et on a agité pendant 10 mn. On a ajouté alors goutte à goutte en 10 mn, une solution de chlorure d'étainlv (625 mg, 2,4 mmoles) dans de l'acétonitrile (5 ml). Après 14 h d'agitation, on a ajouté du dichlorométhane (50 ml) et une solution aqueuse saturée d'hydrogénocarbonate de sodium (50 ml). On a extrait par du dichlorométhane (3 x 50 ml). Les phases organiques, rassemblées, ont été lavées par une solution aqueuse saturée d'hydrogénocarbonate de sodium (25 ml), par de l'eau (25 ml), puis par une solution aqueuse saturée de chlorure de sodium. La phase organique a été séchée (sulfate de sodium), concentrée, puis a été soumise à une chromatographie sur colonne flash (éther de pétrole/acétate d'éthyle 3 : 2) pour
<Desc/Clms Page number 20>
fournir le 6-(3,5-diméthylbenzyl)-5-éthyluracile (690 mg, 92 %) sous forme d'un solide blanc.
Point de fusion : 126,0-127, 0 C RF 0,28 (hexane/acétate d'éthyle 3 : 2).

1H RMN (CDOs, 200 MHz) : 8 1, 10 (t, 3 H, J = 7, 25 Hz, CHzCHs), 2, 08 (s, 3 H, Ac),
2,30 (s, 6 H, MePh), 2,69 (q, 2 H, cCH2CH3), 3,80 (m, 2 H, AcOCH2CH2O),
4,08 (s, 2 H, CH2Ph), 4,20 (m, 2 H, AcOCH2), 5,18 (s, 2 H, OCH2N),
6,71 (s, 2 H, Hoo-benzyle), 6,90 (s, 1 H, Hpara-benzyle), 8, 25 (s él. 1 H, NH).
2,30 (s, 6 H, MePh), 2,69 (q, 2 H, cCH2CH3), 3,80 (m, 2 H, AcOCH2CH2O),
4,08 (s, 2 H, CH2Ph), 4,20 (m, 2 H, AcOCH2), 5,18 (s, 2 H, OCH2N),
6,71 (s, 2 H, Hoo-benzyle), 6,90 (s, 1 H, Hpara-benzyle), 8, 25 (s él. 1 H, NH).
IR (KBr) : 3030 (VC-H arom. ), 2950 (vC-H aliphatique), 1740 et 1705 (vc=o) cm-'.
UV (méthanol) vamx (v) 266 nm (8180).
SM (m/z (%)) 374 (4, M+), 255 (16, M.+ - AcOCH2CH2O), 119 (11, M'+ - base),
87 (100, AcOCH2CH2+).
87 (100, AcOCH2CH2+).
Analyse élémentaire pour C20H26N2O5 (374, 44) :
Calculée : C, 64, 16 ; H, 7,00 ; N, 7,48.
Calculée : C, 64, 16 ; H, 7,00 ; N, 7,48.
Trouvée : C, 63,88 ; H, 7,10 ; N, 7,37.
B. 6- (3, 5. diméthylbenzyl)-5-éthyl-2-(2-hydroxyéthoxyméthyl)uracile Une solution de 1-(2-acétoxyéthoxyméthyl)-6-(3,5-diméthylbenzyl)-5-éthyluracile (690 mg, 1,9 mmoles) dans un mélange méthanol/triéthylamine/eau 8 : 1 : 1 a été agitée 20 h à 20 C. Les solvants ont été éliminés par évaporation sous vide puis par coévaporation avec du toluène. Le solide obtenu, recristallisé (méthanol) fournissait 390 mg de 6-(3,5-diméthylbenzyl-5-éthyl-1-(2-hydroxyéthoxyméthyl)uracile. Les liqueurs-mères de cristallisation concentrées, soumises à une chromatographie sur colonne flash sur gel de silice (dichlorométhane/méthanoI19 : 1) fournissaient un échantillon supplémentaire de 80 mg. Rendement total 470 mg (77 %) d'un solide blanc.
Point de fusion : 178,0-179, 0 C ; RF 0,12 (éther de pétrole/acétate d'éthyle 9 : 1)
1H RMN (CD30D, 200 MHz) : 8 1, 01 (t, 3 H, J = 7, 5 Hz, CH2CHs), 2, 25 (s, 6 H, Me2Ph), 2, 42 (q, 2 H, CHCHs), 3, 60 (m, 4 H, CH2CH2), 4, 12 (s, 2 H, CH2Ph). 5, 14 (s, 2 H, OCH2N), 6, 78 (s él. 2 H, Horlho-benzyle), 6, 90 (s él., 1 H, H-para-benzyle).
1H RMN (CD30D, 200 MHz) : 8 1, 01 (t, 3 H, J = 7, 5 Hz, CH2CHs), 2, 25 (s, 6 H, Me2Ph), 2, 42 (q, 2 H, CHCHs), 3, 60 (m, 4 H, CH2CH2), 4, 12 (s, 2 H, CH2Ph). 5, 14 (s, 2 H, OCH2N), 6, 78 (s él. 2 H, Horlho-benzyle), 6, 90 (s él., 1 H, H-para-benzyle).
<Desc/Clms Page number 21>
IR (KBr) : 3380 (VO-H), 3020 (VC-H arom. ), 1708 (vc=o) cm'.
UV (méthanol) vmax (v) 207 (41500), 268 (15400).
SM (m/z (%)) : 332 (2, M +), 258 (100, BH+).
Analyse élémentaire pour C18H24N2O4 (332, 40) :
Calculée : C, 65,04 ; H, 7, 28 ; N, 8,43.
Calculée : C, 65,04 ; H, 7, 28 ; N, 8,43.
Trouvée : C, 64, 93 ; H, 7,30 ; N, 8.36).
C. 1-(2-N1-hydroxyuréidoéthoxyméthyl)-6-(3,5-diméthylbenzyl)-5-éthyluracile A une solution de 6-(3,5-diméthylbenzyl)-5-éthyl-1-(2-hydroxyéthoxyméthyl)uracile (0,2 g, 0,6 mmole), de N, O-bis (phénoxycarbonyl) hydroxylamine (0,18 g, 0,66 mmole) et de triphénylphosphine (0,19 g, 0,66 mmole) dans du tétrahydrofurane (6 ml), il a été ajouté goutte à goutte à 0'C du DIAD (diisopropylazodicarboxylate) (145 mg, 0,71 mmole). Le milieu réactionnel, concentré, a été soumis à deux chromatographies sur colonne flash de gel de silice successivement, la première utilisant comme éluant le mélange dichlorométhane/méthanol 49 : 1 et la seconde, le mélange acétate d'éthyle/éther de pétrole 2 : 3. On a obtenu ainsi du 6- (2, 3- diméthylbenzyl)-5-éthyl-1-(2-N, O-bis(phénoxycarbonyl)hydroxyaminoéthoxyméthyl) uracile (0,30 g, 85 %) dont 0,15 g (0,25 mmole) a été dissous dans une solution méthanolique saturée d'ammoniac (10 ml) et agité 24 h à 10 C. Le milieu réactionnel concentré, soumis à une chromatographie sur colonne flash de gel de silice (dichlorométhane/méthanoI19 : 1) fournissait une huile qui, reprise par de l'éther fournissait le 1-(2-N1-hydroxyuréidoéthoxyméthyl)-6-(3,5-diméthylbenzyl)-5-éthyluracile (36,6 mg, 36 %) sous forme d'un solide blanc.
Point de fusion : 147 - 148 C RF 0, 18 (dichlorométhane/méthanol 9 : 1)

1H RMN (CDCb, 200 MHz) : 81, 09 (t, 3 H, J = 7, 5 Hz, CHzCHs), 2, 29 (s, 6 H, MePh), 2, 48 (q, 2 H, CHzCH3), 3, 22-3, 90 (m, 4 H, CH2CH2), 4, 07 (s, 2 H, CHPh), 5, 10 (s, 2 H, OCH2N), 6, 70 (s, 2 H, H-benzyle), 6, 90 (s, 1 H, Hpara-benzyle),
9,76 (s él., 1 H, NH).
1H RMN (CDCb, 200 MHz) : 81, 09 (t, 3 H, J = 7, 5 Hz, CHzCHs), 2, 29 (s, 6 H, MePh), 2, 48 (q, 2 H, CHzCH3), 3, 22-3, 90 (m, 4 H, CH2CH2), 4, 07 (s, 2 H, CHPh), 5, 10 (s, 2 H, OCH2N), 6, 70 (s, 2 H, H-benzyle), 6, 90 (s, 1 H, Hpara-benzyle),
9,76 (s él., 1 H, NH).
IR (KBr) : 3498,3235 et 3190 (VOH et VNH), 1703,1699 et 1688 (vc=o) cm-1.
SM (m/z (%)) 345 (1, M'+ - NH2CHO), 327 (6, M.+ - NH2COH - H2O),
271 (100, M.+ - NH2CONOHCH2CH2O), 258 (73, BH+).
271 (100, M.+ - NH2CONOHCH2CH2O), 258 (73, BH+).
<Desc/Clms Page number 22>
Analyse élémentaire pour Ci9H26N40s. 1/2H2O (339, 45) :
Calculée : C, 57,13 ; H, 6,81 ; N, 14,03.
Calculée : C, 57,13 ; H, 6,81 ; N, 14,03.
Trouvée. C, 56,85 ; H, 6,63 ; N, 13,57.
Exemple 3 Synthèse du 1- (4-N1-hydroxyuréidobutyloxyméthyl)-6-(3,5-diméthylbenzyl)-5- éthyluracile (Composé Comp. 2) (Composé de Formule 1 comparatif dans lequel n = 4, R1 = éthyle, R2 = méthyle, R3 = OH, R4 = H).
A. Benzoate de 4-hydroxybutyl A une solution de 1, 4-butanediol (18 ml, 0,2 mmole) dans de la pyridine (16 ml), on a ajouté lentement à 0 OC, sous atmosphère d'azote, du chlorure de benzoyle (1 ml), 0,1 mmole). Après 4 h d'agitation à 0 C, le milieu réactionnel a été concentré et la pyridine a été éliminée par co-distillation avec du toluène. Le résidu été extrait à l'éther (3 x 20 ml) et la phase organique a été séchée (sulfate de magnésium), concentrée, et soumise à une chromatographie sur colonne flash de gel de silice (éther de pétrole/acétate d'éthyle 3 : 2) pour fournir le benzoate de 4-hydroxybutyle (9,9 g, 55 %) sous forme d'une huile incolore.
RF 0, 36 (éther de pétrole/acétate d'éthyle 1 : 1).
1H RMN (CDC ! s, 200 MHz) : ô 1, 79 (m, 4 H, CHCHCHCH.
3, 60 (t, 2 H, J = 7. 0 Hz, CHOH). 4, 34 (t, 2 H, J = 8. 0 Hz, PhCOOCHs),
7, 45-8, 02 (m, 5 H, Ph).
7, 45-8, 02 (m, 5 H, Ph).
B. 1-(4-Benzoyloxybutyloxyméthyl)-6-(3,5-diméthylbenzyl)-5-éthyluracile A une solution de benzoate de 4-hydroxybutyle (1 g, 5,2 mmoles) dans du dichlorométhane (18 ml), il a été ajouté du paraformaldéhyde (100 mg, 5,2 mmoles).
Dans le mélange, porté à 0 C, on a fait barboter pendant 2 h de l'acide chlorhydrique. Après ce temps, le récipient a été bouché et on a agité à 4 C pendant 16 h. Le mélange réactionnel a été dilué par du dichlorométhane (10 ml), séché (sulfate de magnésium), puis concentré. Cette solution a été ajoutée à une suspension de 6-(3,5-diméthylbenzyl)5-éthyluracile (obtenu comme décrit dans
<Desc/Clms Page number 23>

l'Exemple 3) (400 mg, 1, 55 mmoles) et de N, O-bis (triméthylsilyl) acétamide (1, 1 ml, 4,4 mmoles) dans du dichlorométhane (10 ml) préalablement agitée 30 mn à 20 C puis additionnée d'iodure de tétrabutylammonium (20 mg, 0, 05 mmole). Le mélange a été chauffé à reflux pendant 16 h puis ramené à 20 Il a ensuite été versé dans une solution aqueuse saturée d'hydrogénocarbonate de sodium maintenue à 0 C et le mélange a été agité pendant 30 mn. La phase organique, décantée, a été lavée avec une solution aqueuse saturée de chlorure de sodium (15 ml), séchée (sulfate de magnésium), concentrée et soumise à une chromatographie sur colonne flash de gel de silice (éther de pétrole/acétate d'éthyle 7 : 3) qui fournissait le 1- (4-benzoyloxy- butyloxyméthyl)-6-(3,5-diméthylbenzyl)-5-éthyluracile (460 mg, 60 %) sous forme d'une huile.
RF 0, 71 (dichtorométhane/méthano) 19 : 1).
1H RMN (CDC) 3. 200 MHz) : 8 1. 08 (t, 3 H. J = 8, 0 Hz, CHsCHg), 1, 78 (m, 4 H, CH ? CH2CH2CH2), 2, 29 (s, 6 H, Me2Ph), 2, 48 (q, 2 H, CH2CH3), 3, 61 (t, 2 H, J = 5, 5 Hz, (CH2hCH20CH2), 4, 09 (s, 2 H, CH2Ph), 4, 34 (t, 2 H, J = 6, 0 Hz, PhCOOCH2), 5. 11 (s, 2 H, OCH2N), 6, 70 (s tel., 2 H, Hoo-benzyle), 6, 91 (s, 1 H, Hpara-benzyle), 7, 40-8, 09 (m, 5 H, PhCO), 8, 38 (s gel., 1 H, NH).
IR (NaCI) : 3050 (vc-H arom.), 2924 (VC-H aliph), 1702 et 706 (vc=o) cm-1.
UV (EtOH) : vmax (v) 202 (51500), 220 (33300), 267 (15150) nm.
SM (m/z (%)) 464 (1, M-"), 270 (58, M. + - PhC02 (CH2) 40), 177 (15, PhCC(CH),
105 (100, PhCO+).
105 (100, PhCO+).
Analyse élémentaire pour C27H32N2O5 (464, 57) :
Calculée : C, 69, 81 ; H, 6,94 ; N, 6,03.
Calculée : C, 69, 81 ; H, 6,94 ; N, 6,03.
Trouvée : C, 69,66 ; H. 7, 02 ; N, 5, 92.

C. 6- (3, 5-Diméthytbenzyi)-5-éthyt-1- (4-hydroxybuty ! oxyméthy)) uraci) e.
Du 1- (4-benzoyloxybutyloxyméthyl)-6- (3. 5-diméthylbenzyl)-5-éthyluracile (500 mg, 1,08 mmoles) a été additionné à une solution d'hydroxyde de sodium (360 mg, 9 mmoles) dans du méthanol (50 ml) et le mélange a été agité à 20 C pendant 3 h. Après neutralisation (acide chlorhydrique concentré) et concentration, le résidu a été soumis à une chromatographie sur colonne flash (dichlorométhane/méthanol 19 : 1)
<Desc/Clms Page number 24>
qui fournissait le 6-(3,5-diméthylbenzyl)-5-éthyl-1-(4-hydroxybutyloxvméthyl)uracile (190 mg, 48 %) sous la forme d'un solide blanc.
Point de fusion : 101,4-102, 8 C ; RF 0,29 (dichlorométhane/méthanoI19 : 1).

1H RMN (CD30D, 200 MHz) : 8 1, 00 (t, 3 H, J = 7, 5 Hz, CHs), 1, 54 (m, 4 H, CH2CH2CH2CH2), 2, 26 (s, 6 H, Me2Ph). 2, 41 (q, 2 H, CHCHs), 3, 52 (m, 4 H, CH2CH2CH2CH2), 4, 11 (s, 2 H, CHPh), 5, 10 (s, 2 H, OCH2N), 6, 75 (s, 2 H, Hortho-benzyle), 6, 90 (s, 1 H, Hpara-benzyle).
IR (KBr) 3395 (vo-H), 1694 et 1637 (vc=o) cm'.
UV (méthanol) : Vmax (v) 270 nm (11174).
SM (m/z (%)) : 360 (1, M.+), 271 (7, M.+ - O(CH2)4OH),
258 (100, M'+ - HO (CH2) 40CH2).
258 (100, M'+ - HO (CH2) 40CH2).
Analyse élémentaire pour C20H2sH204 (360, 45) :
Calculée : C, 66,64 ; H, 7, 83 ; N, 7,77.
Calculée : C, 66,64 ; H, 7, 83 ; N, 7,77.
Trouvée : C, 66,39 ; H, 7,87 ; N, 7,63.
D. 1-(4-N1-hydroxyuréidobutyloxyméthyl)-6-(3,5-diméthylbenzyl)-5-éthyluracile (Composé Comp. 2) A une solution de 6-(3,5-diméthylbenzyl)-5-éthyl-1-(4-hydroxybutyloxyméthyl)uracile (180 mg, 0,5 mmole), de N, O-bis (phénoxycarbonyl) hydroxylamine (150 mg, 0,55 mmole) et de triphénylphosphine (262 mg, 1 mmole) dans le tétrahydrofurane (5 ml), il a été ajouté, goutte à goutte à 0 C, une solution de DIAD (diisopropylazodicarboxylate) (202 mg, 1 mmole) dans du tétrahydrofurane (81 ml).
Le mélange réactionnel a alors été ramené à 20 C, concentré et soumis à une chromatographie sur colonne de gel de silice (acétate d'éthyle/éther éthylique 1 : 9), puis à une chromatographie sur colonne flash (méthanol/chloroforme 3 : 97) pour

conduire à 260 mg du composé intermédiaire 6- (3, 5-diméthylbenzyl) -1-[4- (Nphénoxycarbonyl-N-phénoxycarbonyloxyamino) butyloxyméthyl]-5-éthyluracile Ce composé intermédiaire a été immédiatement dissous dans une solution méthanolique saturée d'ammoniac (5 ml) et le milieu réactionnel agité à 20 C pendant 24 h. A ce moment, le composé intermédiaire avait intégralement réagi (chromatographie sur couche mince) et le milieu réactionnel, concentré, a été soumis
conduire à 260 mg du composé intermédiaire 6- (3, 5-diméthylbenzyl) -1-[4- (Nphénoxycarbonyl-N-phénoxycarbonyloxyamino) butyloxyméthyl]-5-éthyluracile Ce composé intermédiaire a été immédiatement dissous dans une solution méthanolique saturée d'ammoniac (5 ml) et le milieu réactionnel agité à 20 C pendant 24 h. A ce moment, le composé intermédiaire avait intégralement réagi (chromatographie sur couche mince) et le milieu réactionnel, concentré, a été soumis
<Desc/Clms Page number 25>
à une chromatographie sur colonne flash sur gel de silice (méthanol/acétate d'éthyle 1 : 9) pour fournir le 1-(4-N1-hydroxyuréidobutyloxyméthyl)-6-(3, 5- diméthylbenzyl) -5-éthyluracile (45 mg, 23 %) sous forme d'un solide.
Point de fusion : 148-150 C, RF 0,40 (méthanol/acétate d'éthyle 1 : 9).
1H RMN (CD3OD, 200 MHz) : # 1,00 (t, 3 H, J = 7,5 Hz, CHCH).
1,56 (m, 4 H, CH2CH2CH2CH2), 2,25 (s, 6 H, MePh), 2,41 (q, 2 H, CH2CH3),

3, 42 et 3, 51 (2 t, 2x2 H J = 6, 25 Hz, NCH2 (CH2) 2CH20 et NCH2 (CH2) 2CH20), 4, 11 (s, 2 H, CH2Ph), 5, 10 (s, 2 H, OCH2N), 6, 72 (s, 2 H, Ho-benzyle), 6, 90 (s, 1 H, Hpara-benzyle).
3, 42 et 3, 51 (2 t, 2x2 H J = 6, 25 Hz, NCH2 (CH2) 2CH20 et NCH2 (CH2) 2CH20), 4, 11 (s, 2 H, CH2Ph), 5, 10 (s, 2 H, OCH2N), 6, 72 (s, 2 H, Ho-benzyle), 6, 90 (s, 1 H, Hpara-benzyle).
IR (KBr) : 3485, 3356 et 3158 (VNH et VOH), 1682 et1652 cm-1 (vc=o). SM (m/z (%)) : 373 (1, 5, M.+ - NH2COH), 355 (20, M.+ - NH2COH - H2O),
271 (40, M'+ - NH2CONOH (CH2) 40), 258 (55, BH+), 257 (29, B+).
271 (40, M'+ - NH2CONOH (CH2) 40), 258 (55, BH+), 257 (29, B+).
Analyse élémentaire pour C21H30N4Os. H2O (436, 51) :
Calculée : C, 59, 00 ; H, 7,30 ; N, 13,10.
Calculée : C, 59, 00 ; H, 7,30 ; N, 13,10.
Trouvée : C, 59,40 ; H, 7,28 ; N, 13,09.
Exemple 4

Synthèse du 1- (2-N-hydroxyuréidoéthoxyméthy !)-6-benzyt-5-éthyturaci ! e (Composé Comp. 3) (Composé de Formule 1 comparatif dans lequel n = 2, R1 = éTHYLE, R2 = H, R3 = OH, R4 = H).

Synthèse du 1- (2-N-hydroxyuréidoéthoxyméthy !)-6-benzyt-5-éthyturaci ! e (Composé Comp. 3) (Composé de Formule 1 comparatif dans lequel n = 2, R1 = éTHYLE, R2 = H, R3 = OH, R4 = H).
A. 1- (2-Acétoxyéthoxyméthyl) -6-benzyl-5-éthyluracile A une suspension de 6-benzyl-5-éthyluracile (690 mg, 3 mmol), préparé comme décrit au point A de l'Exemple 1 en remplaçant l'acide 2-bromo-3-méthylbutanoïque par de l'acide 2-bromobutanoïque et le 3, 5-diméthylphényléthanenitrile par du phényléthanenitrile, dans de l'HMDS (hexaméthyldisilazane) (15 ml, 75 mmoles), on a ajouté, sous couverture d'azote, du sulfate d'ammonium (15 mg). Le milieu réactionnel a été maintenu à ébullition sous reflux pendant 14 h, refroidi, puis concentré sous vide. Le résidu a été repris, sous couverture d'azote, par du dichlorométhane anhydre (12 ml). A la solution obtenue, on a ajouté dans des
<Desc/Clms Page number 26>
conditions strictement anhydres, du 1-acétoxy-2-acétoxyméthoxyéthane [A.
Rosowski, S. H. Kim. M. Wick, J. Med. Chem. (1981) 24, 1177-81] (1,06 g, 6 mmoles) et du triflate de triméthylsilyle (0,57 ml, 3,3 mmoles). Après 4 h d'agitation à 20 C, on a ajouté du dichlorométhane (12 ml). La phase organique, lavée par une solution saturée d'hydrogénocarbonate de sodium (10 ml), puis par une solution saturée de chlorure de sodium (10 ml), séchée (sulfate de magnésium) et concentrée, a été soumise successivement à une chromatographie sur colonne flash de gel de silice (chloroforme/éthanol 9 : 1) puis à une seconde chromatographie sur colonne flash (éther de pétrole/acétate d'éthyle 1 : 1) pour fournir le 1- (2-acétoxyéthoxyméthyl) -6- benzyl-5-éthyluracile (380 mg, 69 %) qui a été immédiatement soumis à l'étape suivante.
B. 6-Benzyi-S-éthyM- (2-hydroxyéthoxyméthy !) uraci) e.
A une solution de 1- (2-acétoxyéthoxyméthyl) -6-benzyl-5-éthyluracile (1, 74 g, 5, 02 mmoles dans du méthanol (30 ml), une solution méthanolique 1 M de méthanolate de sodium (7 ml) a été ajoutée. Après 14 h d'agitation à 20 C, la solution a été portée à pH 4 par une solution aqueuse 1 M d'acide chlorhydrique. Le milieu réactionnel concentré, soumis à une chromatographie sur colonne de gel de silice (chloroforme/éthanol 19 : 1) fournissait le 6-benzyl-5-éthyl-1-(2hydroxyéthoxyméthyl) uracile (1 g, 66 %).
Point de fusion : 120-122 C, RF 0,25 (chloroforme/éthanol 19 : 1), 1H RMN (200 MHz, CDOs) : 8 0,88 (t, 3 H, J = 7,25 Hz, CH2CHÛ,

2, 28 (q, 1 H, CHsCHs), 3, 42 (m, 4 H, CHCH), 4, 10 (s eel., 2 H, CHzPh),
4,65 (t, 1 H, JCH2, OH = 4,5 Hz, CH2OH), 5,01 (s, 2 H, OCH2N),
7,25 (s él., 5 H, Ph), 11,45 (s él, 1 H, NH).
2, 28 (q, 1 H, CHsCHs), 3, 42 (m, 4 H, CHCH), 4, 10 (s eel., 2 H, CHzPh),
4,65 (t, 1 H, JCH2, OH = 4,5 Hz, CH2OH), 5,01 (s, 2 H, OCH2N),
7,25 (s él., 5 H, Ph), 11,45 (s él, 1 H, NH).
IR (KBr) 3396 (VOH), 3028 (VC-H arom.), 2832 (#C-H aliph.) 1706 cm-1 (#C=O).
C. 6-Benzyl-5-éthyl-1-(2-N1-hydroxyuréidoéthoxyméthyl)uracile (Composé Comp. 3) A une solution de 6-benzyl-5-éthyl-1-(2-hydroxyéthoxyméthyl)uracile (150 mg,
<Desc/Clms Page number 27>
0,4 mmole) dans du tétrahydrofurane (3 ml), on a ajouté à 20 C de la triphénylphosphine (126 mg, 0,48 mmole et de la N, O-bis (phénoxycarbonyl)hydroxylamine (120 mg, 0,44 mmole), puis, goutte à goutte, une solution de DIAD (diisopropylazodicarboxylate) (97 mg, 0,48 mmole) dans du tétrahydrofurane (0,5 ml). Le milieu réactionnel, concentré, a été soumis à une chromatographie sur colonne flash de gel de silice (chloroforme/éthanol 19 : 1) pour conduire à 300 mg
du composé intermédiaire 6-benzyl-1-[2- (N-phénoxycarbonyl-Nphénoxycarbonyloxyamino) éthyloxyméthyl) -5-éthyluracile, qui a été immédiatement dissous dans une solution méthanolique saturée d'ammoniac (5 ml). Le milieu réactionnel a été agité 4 h à 20 oC, concentré, puis soumis à une chromatographie sur colonne flash de gel de silice (dichlorométhane/éthanoI9 : 1) pour fournir, après recristallisation (acétate d'éthyle/méthanol) le 1-(2-N1-hydroxyréidoéthoxyméthyl)-6- benzyl-5-éthyluracile (80 mg, 45 %).
du composé intermédiaire 6-benzyl-1-[2- (N-phénoxycarbonyl-Nphénoxycarbonyloxyamino) éthyloxyméthyl) -5-éthyluracile, qui a été immédiatement dissous dans une solution méthanolique saturée d'ammoniac (5 ml). Le milieu réactionnel a été agité 4 h à 20 oC, concentré, puis soumis à une chromatographie sur colonne flash de gel de silice (dichlorométhane/éthanoI9 : 1) pour fournir, après recristallisation (acétate d'éthyle/méthanol) le 1-(2-N1-hydroxyréidoéthoxyméthyl)-6- benzyl-5-éthyluracile (80 mg, 45 %).
Point de fusion : 276-277 C, RF 0,25 (dichlorométhane/méthane 9 : 1).

1H RMN (200 MHz, (CD3) 2SO, 80 OC) : 0, 89 (t, 3 H, J = 7, 3 Hz, CHzCHs), 2, 30 (q, 2 H, CHzCHg), 3, 47 (t, 2 H, J = 6, 0 Hz, NCH2CH2), 3, 59 (t, 2 H, CHsCHzO), 4, 10 (s eel., 2 H, CHsPh), 5, 03 (s, 2 H, OCH2N),
6,00 (s, 2 H, NH2), 7,22 (s él., 5 H, Ph), 9,13 (s, 1 H, NOH),
11,16 (s él., 1 H, NH).
6,00 (s, 2 H, NH2), 7,22 (s él., 5 H, Ph), 9,13 (s, 1 H, NOH),
11,16 (s él., 1 H, NH).
IR (KBr) : 3475 et 3341 (VNH et voH), 1706 cm-1 (vc=o).
SM (m/z (%)) 317 (3, M.+ - NH2COH), 299 (6, M.+ - NH2COH-H2O),
243 (94, M.+ - NH2CONOH(CH2)2O), 230 (100, M.+ -NH2CONOH(CH2)2OCH).
243 (94, M.+ - NH2CONOH(CH2)2O), 230 (100, M.+ -NH2CONOH(CH2)2OCH).
UV [MeOH, vmax (v)] : 205 (21210), 269 (11200) nm.
Analyse élémentaire pour C1ïH22N4Os (362, 39) :
Calculée : C, 56,35 ; H, 6,12 ; N, 15,46.
Calculée : C, 56,35 ; H, 6,12 ; N, 15,46.
Trouvée : C, 55,89 ; H, 6,07 ; N, 15,20.
Claims (1)
- 3 5 5 - le groupe R3 représente un groupe-OR, où R est un groupe pivaloyl et R4 est un atome d'hydrogène ; ou un sel pharmaceutiquement acceptable de celui-ci.2. Composé selon la revendication 1, pour utilisation comme médicament.3. Composé selon la revendication 1, pour utilisation comme agent antiviral.4. Composé selon la revendication 3, pour utilisation comme agent anti-HIV-1.<Desc/Clms Page number 29>5. Procédé de préparation d'un composé de formule générale 1 suivante :
 dans laquelle : - n est égal à 3 ; - R1 représente un groupe isopropyle ; - chacun des groupes R2 représente indépendamment l'un de l'autre un groupe méthyle ; - le groupe R3 représente un groupe -ORs, où R5 est un groupe pivaloyle et R4 est un atome d'hydrogène ; qui comprend les étapes consistant à : a) faire réagir un composé de formule Il suivante :
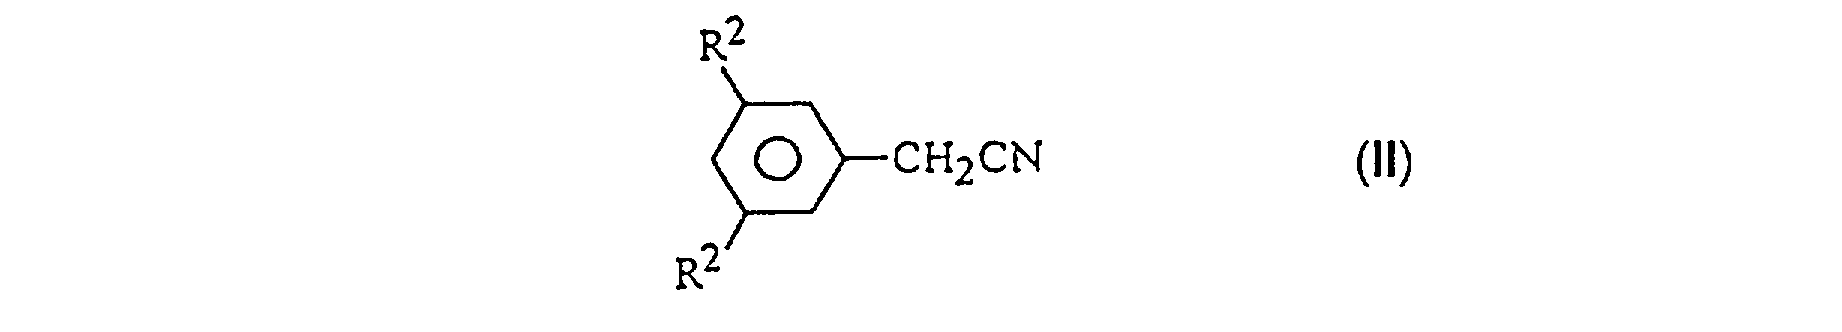 dans laquelle R2 est comme défini ci-dessus, avec un composé de Formule III suivante :
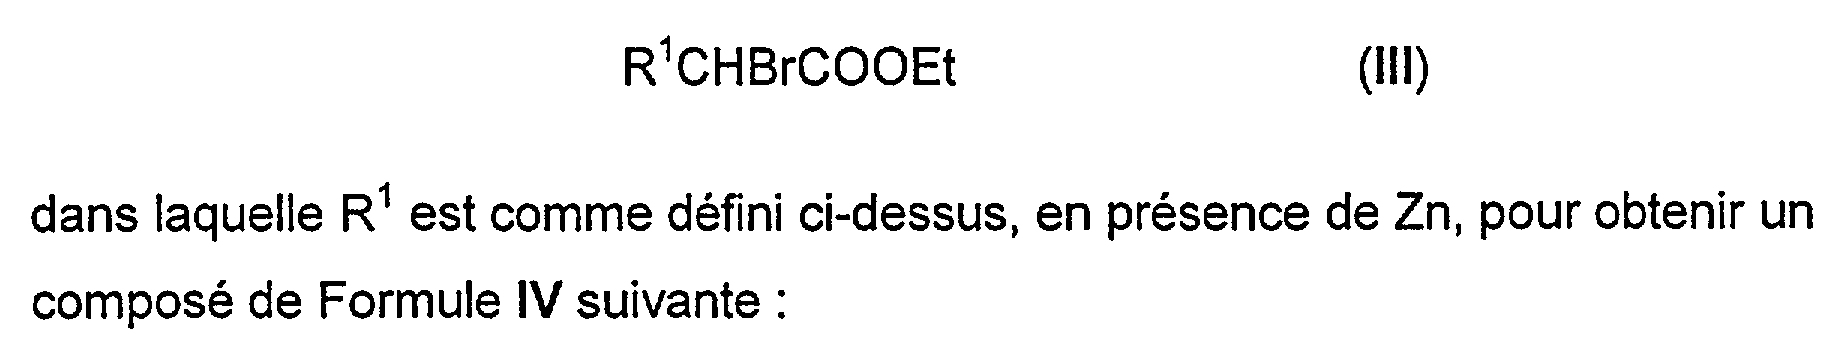 R1CHBrCOOEt (III) dans laquelle R1 est comme défini ci-dessus, en présence de Zn, pour obtenir un composé de Formule IV suivante :<Desc/Clms Page number 30>
 dans laquelle R1 et R2 sont comme définis ci-dessus ; b) faire réagir le composé de Formule IV obtenu dans l'étape a) ci-dessus a) de la thiourée dans un milieu alcoolique basique pour obtenir un thiouracile de Formule V suivante :
 dans laquelle R 1 et R2 sont tels que définis ci-dessus ; c) faire réagir le thiouracile de Formule V obtenu à l'étape b) ci-dessus avec acide organique pour obtenir un composé de Formule VI suivante :
 dans laquelle R1 et R2 sont tels que définis ci-dessus ; d) effectuer une réaction de glycosidation du composé de Formule VI obten l'étape c) ci-dessus avec un composé de Formule VII suivante
 dans laquelle n est égal à 3, pour obtenir un ester, puis solvolyser l'ester pour four l'alcool de Formule IX suivante :<Desc/Clms Page number 31>
 dans laquelle n, R1 et R2 sont tels que définis ci-dessus ; et e) soumettre l'alcool de Formule IX obtenu dans l'étape d) ci-dessus à une réaction de Mitsunobu en utilisant la N, O-bis (phénoxycarbonyl) hydroxylamine comme nucléophile pour fournir le composé de Formule X suivante :
 dans laquelle n, R1 et R2 sont tels que définis ci-dessus ; f) soumettre le composé de Formule X obtenu à l'étape e) ci-dessus à une aminolyse, pour fournir le composé de Formule la suivante :
 dans laquelle n, R1 et R2 sont comme définis ci-dessus ; et<Desc/Clms Page number 32>g) protéger le groupe OH du composé de Formule la obtenu dans l'étape f) cidessus avec un groupe RI par une réaction d'O-pivaloylation pour obtenir le composé de Formule lb suivante :
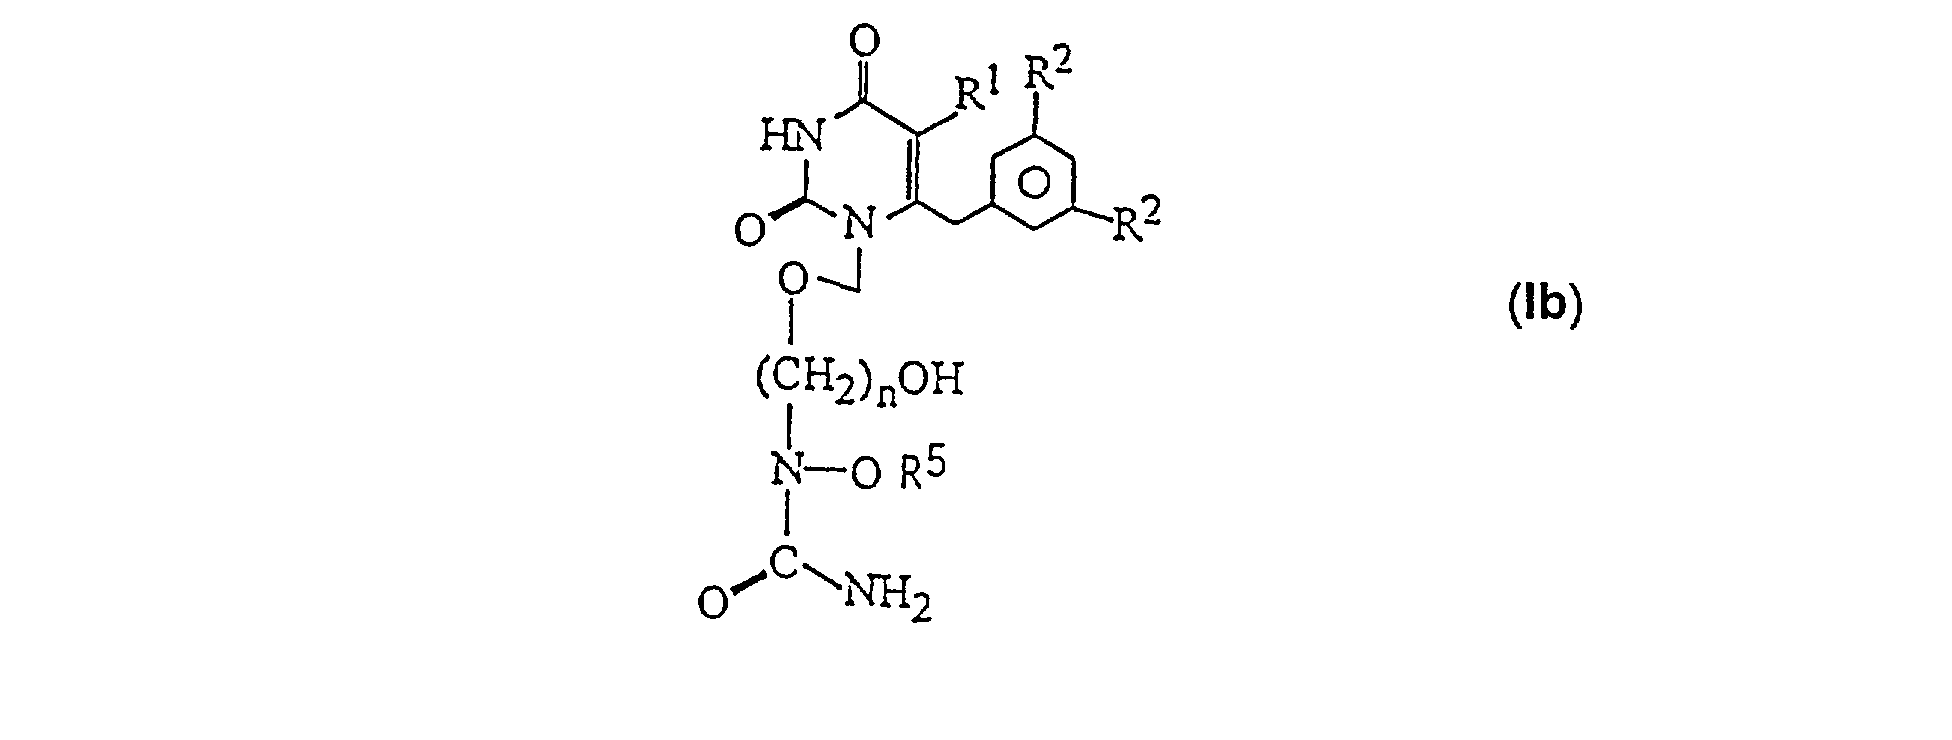 dans laquelle n, R\ R et R sont comme définis ci-dessus.6. Composition pharmaceutique contenant en tant qu'ingrédient actif au moins le composé selon la revendication 1 ou un sel pharmaceutiquement acceptable de celui-ci.7. Composition pharmaceutique contenant une quantité efficace comme antiviral dudit composé selon la revendication 1 ou un sel pharmaceutiquement acceptable de celui-ci.8. Composition pharmaceutique selon la revendication 6 ou 7, pour utilisation comme médicament anti-VIH-1.9. Utilisation d'un composé selon la revendication 1, ou d'un sel pharmaceutiquement acceptable de celui-ci, pour la fabrication d'un médicament anti- VIH-1.
Priority Applications (8)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR0108052A FR2826006A1 (fr) | 2001-06-19 | 2001-06-19 | Derive d'acyclonucleoside pyrimidinique, son procede de preparation et son utilisation |
| US10/470,564 US6911450B1 (en) | 2001-01-29 | 2002-01-25 | Pyrimidine acyclonucleoside derivatives, preparation method and use thereof |
| DE60221794T DE60221794D1 (de) | 2001-01-29 | 2002-01-25 | Pyrimidinische azyklonukleoside, verfahren zur ihrer herstellung und ihre verwendung |
| CA002436958A CA2436958A1 (fr) | 2001-01-29 | 2002-01-25 | Derives d'acyclonucleosides pyrimidiniques, leur procede de preparation et leur utilisation |
| AT02703583T ATE370127T1 (de) | 2001-01-29 | 2002-01-25 | Pyrimidinische azyklonukleoside, verfahren zur ihrer herstellung und ihre verwendung |
| EP02703583A EP1355887B1 (fr) | 2001-01-29 | 2002-01-25 | Derives d'acyclonucleosides pyrimidiniques, leur procede de preparation et leur utilisation |
| PCT/EP2002/000839 WO2002060880A1 (fr) | 2001-01-29 | 2002-01-25 | Derives d'acyclonucleosides pyrimidiniques, leur procede de preparation et leur utilisation |
| CNB02805458XA CN1231472C (zh) | 2001-01-29 | 2002-01-25 | 嘧啶无环核苷衍生物、其制备方法及其用途 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR0108052A FR2826006A1 (fr) | 2001-06-19 | 2001-06-19 | Derive d'acyclonucleoside pyrimidinique, son procede de preparation et son utilisation |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| FR2826006A1 true FR2826006A1 (fr) | 2002-12-20 |
Family
ID=8864511
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| FR0108052A Pending FR2826006A1 (fr) | 2001-01-29 | 2001-06-19 | Derive d'acyclonucleoside pyrimidinique, son procede de preparation et son utilisation |
Country Status (1)
| Country | Link |
|---|---|
| FR (1) | FR2826006A1 (fr) |
-
2001
- 2001-06-19 FR FR0108052A patent/FR2826006A1/fr active Pending
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP1355887B1 (fr) | Derives d'acyclonucleosides pyrimidiniques, leur procede de preparation et leur utilisation | |
| US7968605B2 (en) | Methods for treating inflammatory disease by administering aldehydes and derivatives thereof | |
| EP1558612B1 (fr) | Derives d'imidazopyridine, leur procede de preparation et les compositions pharmaceutiques qui les contiennent | |
| US20080026984A1 (en) | Methods for treating inflammatory disease by administering aldehydes and derivatives thereof | |
| FR2763953A1 (fr) | Derives de 5'-desoxy-cytidine | |
| EP2321323B9 (fr) | Derives dimeriques d'artemisinine et application en therapie anticancereuse | |
| WO2008069688A2 (fr) | Procédés de traitement d'une maladie inflammatoire par administration d'aldéhydes et de dérivés de ceux-ci | |
| FR2470774A1 (fr) | Derives de nucleosides, leur preparation et leurs utilisations therapeutiques | |
| EP0172083B1 (fr) | Nouveaux amides substitués, leur préparation et les médicaments qui les contiennent | |
| EP0533827B1 (fr) | Nouveaux derives de l'oxazole, leur preparation et les compositions pharmaceutiques qui les contiennent | |
| EP0117771A1 (fr) | Imino-2 pyrrolidines, leur procédé de préparation et leurs applications en thérapeutique | |
| EP0000452B1 (fr) | Dérivés d'oxadiazole-1,2,4, leur préparation et leur application en thérapeutique. | |
| LU81554A1 (de) | Alkylthiophenoxyalkylamines | |
| CH661514A5 (fr) | Derives du thiadiazole-1,3,4, procede pour leur preparation et agents antiulcereux les contenant. | |
| BE779775A (fr) | Derives de l'uree, procede pour les preparer et leurs applications | |
| WO2003035663A1 (fr) | Nouveaux derives d'hydroxyalkyle indolocarbazole, leur procede de preparation et les compositions pharmaceutiques qui les contiennent | |
| FR2820135A1 (fr) | Derives d'acyclonucleosides pyrimidiniques, leur procede de preparation et leur utilisation | |
| WO2003031413A1 (fr) | Derives de quinoleine, procede de synthese, et medicaments renfermant ces derives | |
| EP1720829A1 (fr) | Derives d' heteroaryl-alkylcarbamates, leur preparation et leur application comme inhibiteurs de l'enzyme faah | |
| MC1194A1 (fr) | Benzylpyrimidines et procede pour leur preparation | |
| EP2163553A1 (fr) | Dérivés macrocycliques de polyamine liés à l'arène, procédés de préparation et utilisations pharmaceutiques de ces derniers | |
| HUT73432A (en) | Bicyclic substituted oxazol- and thiazol-ethers | |
| JPH07188205A (ja) | α−グルコシダーゼ阻害剤 | |
| BE832343A (fr) | Esters d'acide 6,7-methylenedioxy-1-(2,2,2-trifluoroethyl)-4(1h)-quinolone-3-carboxylique utiles comme agents antibacteriens | |
| MC2095A1 (fr) | Procedes et produits pour le traitement des infections retrovirales |