BRPI0615309B1 - Compostos ou sais farmaceuticamente aceitáveis dos mesmos, composição e uso de um composto, tautômero, sal farmaceuticamente aceitável ou sal farmaceuticamente aceitável do tautômero do mesmo - Google Patents
Compostos ou sais farmaceuticamente aceitáveis dos mesmos, composição e uso de um composto, tautômero, sal farmaceuticamente aceitável ou sal farmaceuticamente aceitável do tautômero do mesmo Download PDFInfo
- Publication number
- BRPI0615309B1 BRPI0615309B1 BRPI0615309-7A BRPI0615309A BRPI0615309B1 BR PI0615309 B1 BRPI0615309 B1 BR PI0615309B1 BR PI0615309 A BRPI0615309 A BR PI0615309A BR PI0615309 B1 BRPI0615309 B1 BR PI0615309B1
- Authority
- BR
- Brazil
- Prior art keywords
- trifluoromethyl
- methyl
- phenyl
- pyridin
- imidazol
- Prior art date
Links
- 150000001875 compounds Chemical class 0.000 title claims abstract description 354
- 150000003839 salts Chemical class 0.000 title claims description 67
- 206010028980 Neoplasm Diseases 0.000 claims abstract description 201
- 239000000203 mixture Substances 0.000 claims abstract description 105
- 238000011282 treatment Methods 0.000 claims abstract description 66
- 201000011510 cancer Diseases 0.000 claims abstract description 59
- 239000003795 chemical substances by application Substances 0.000 claims abstract description 37
- 108091008598 receptor tyrosine kinases Proteins 0.000 claims abstract description 32
- 102000027426 receptor tyrosine kinases Human genes 0.000 claims abstract description 32
- 230000001404 mediated effect Effects 0.000 claims abstract description 22
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims abstract description 21
- 101001059454 Homo sapiens Serine/threonine-protein kinase MARK2 Proteins 0.000 claims abstract description 15
- 102100028904 Serine/threonine-protein kinase MARK2 Human genes 0.000 claims abstract description 15
- 241001465754 Metazoa Species 0.000 claims abstract description 12
- -1 methoxy, ethoxy, propoxy, butoxy Chemical group 0.000 claims description 89
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims description 74
- 210000004027 cell Anatomy 0.000 claims description 73
- 125000000217 alkyl group Chemical group 0.000 claims description 69
- 230000011664 signaling Effects 0.000 claims description 51
- 201000001441 melanoma Diseases 0.000 claims description 50
- 125000004356 hydroxy functional group Chemical group O* 0.000 claims description 47
- 150000002148 esters Chemical class 0.000 claims description 45
- 125000004191 (C1-C6) alkoxy group Chemical group 0.000 claims description 44
- 102000043136 MAP kinase family Human genes 0.000 claims description 38
- 108091054455 MAP kinase family Proteins 0.000 claims description 38
- 239000002207 metabolite Substances 0.000 claims description 38
- 229940002612 prodrug Drugs 0.000 claims description 37
- 239000000651 prodrug Substances 0.000 claims description 37
- 125000000592 heterocycloalkyl group Chemical group 0.000 claims description 34
- 239000003814 drug Substances 0.000 claims description 33
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 29
- 125000003545 alkoxy group Chemical group 0.000 claims description 26
- 102100033177 Vascular endothelial growth factor receptor 2 Human genes 0.000 claims description 25
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 25
- 125000001072 heteroaryl group Chemical group 0.000 claims description 25
- 101710182396 Fibroblast growth factor receptor 3 Proteins 0.000 claims description 23
- 206010009944 Colon cancer Diseases 0.000 claims description 22
- 102100027842 Fibroblast growth factor receptor 3 Human genes 0.000 claims description 22
- 102000016971 Proto-Oncogene Proteins c-kit Human genes 0.000 claims description 22
- 108010014608 Proto-Oncogene Proteins c-kit Proteins 0.000 claims description 22
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 claims description 22
- 108010053099 Vascular Endothelial Growth Factor Receptor-2 Proteins 0.000 claims description 21
- 125000004093 cyano group Chemical group *C#N 0.000 claims description 20
- 239000002253 acid Substances 0.000 claims description 19
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 19
- LELOWRISYMNNSU-UHFFFAOYSA-N Hydrocyanic acid Natural products N#C LELOWRISYMNNSU-UHFFFAOYSA-N 0.000 claims description 18
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 claims description 18
- 125000003396 thiol group Chemical group [H]S* 0.000 claims description 18
- 125000001424 substituent group Chemical group 0.000 claims description 17
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 claims description 17
- YABJJWZLRMPFSI-UHFFFAOYSA-N 1-methyl-5-[[2-[5-(trifluoromethyl)-1H-imidazol-2-yl]-4-pyridinyl]oxy]-N-[4-(trifluoromethyl)phenyl]-2-benzimidazolamine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(F)(F)F)C=C1 YABJJWZLRMPFSI-UHFFFAOYSA-N 0.000 claims description 15
- 206010035226 Plasma cell myeloma Diseases 0.000 claims description 14
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 claims description 14
- BJHCYTJNPVGSBZ-YXSASFKJSA-N 1-[4-[6-amino-5-[(Z)-methoxyiminomethyl]pyrimidin-4-yl]oxy-2-chlorophenyl]-3-ethylurea Chemical compound CCNC(=O)Nc1ccc(Oc2ncnc(N)c2\C=N/OC)cc1Cl BJHCYTJNPVGSBZ-YXSASFKJSA-N 0.000 claims description 13
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims description 13
- 208000035475 disorder Diseases 0.000 claims description 13
- 208000034578 Multiple myelomas Diseases 0.000 claims description 12
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 claims description 12
- 108010051742 Platelet-Derived Growth Factor beta Receptor Proteins 0.000 claims description 11
- 102100026547 Platelet-derived growth factor receptor beta Human genes 0.000 claims description 11
- 208000029742 colonic neoplasm Diseases 0.000 claims description 10
- 206010006187 Breast cancer Diseases 0.000 claims description 9
- 208000026310 Breast neoplasm Diseases 0.000 claims description 9
- 102100028198 Macrophage colony-stimulating factor 1 receptor Human genes 0.000 claims description 9
- 101710150918 Macrophage colony-stimulating factor 1 receptor Proteins 0.000 claims description 9
- 125000004457 alkyl amino carbonyl group Chemical group 0.000 claims description 9
- 206010033128 Ovarian cancer Diseases 0.000 claims description 8
- 125000004494 ethyl ester group Chemical group 0.000 claims description 7
- KTUFNOKKBVMGRW-UHFFFAOYSA-N imatinib Chemical compound C1CN(C)CCN1CC1=CC=C(C(=O)NC=2C=C(NC=3N=C(C=CN=3)C=3C=NC=CC=3)C(C)=CC=2)C=C1 KTUFNOKKBVMGRW-UHFFFAOYSA-N 0.000 claims description 7
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 claims description 7
- 239000005517 L01XE01 - Imatinib Substances 0.000 claims description 6
- 206010061535 Ovarian neoplasm Diseases 0.000 claims description 6
- 208000032839 leukemia Diseases 0.000 claims description 6
- 208000031261 Acute myeloid leukaemia Diseases 0.000 claims description 5
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 claims description 5
- 208000031637 Erythroblastic Acute Leukemia Diseases 0.000 claims description 5
- 208000036566 Erythroleukaemia Diseases 0.000 claims description 5
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical group FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 claims description 5
- 208000033776 Myeloid Acute Leukemia Diseases 0.000 claims description 5
- 208000021841 acute erythroid leukemia Diseases 0.000 claims description 5
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Chemical group BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 claims description 5
- 229910052794 bromium Inorganic materials 0.000 claims description 5
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 claims description 5
- 239000003937 drug carrier Substances 0.000 claims description 5
- 239000011737 fluorine Chemical group 0.000 claims description 5
- 229910052731 fluorine Inorganic materials 0.000 claims description 5
- UWKQSNNFCGGAFS-XIFFEERXSA-N irinotecan Chemical compound C1=C2C(CC)=C3CN(C(C4=C([C@@](C(=O)OC4)(O)CC)C=4)=O)C=4C3=NC2=CC=C1OC(=O)N(CC1)CCC1N1CCCCC1 UWKQSNNFCGGAFS-XIFFEERXSA-N 0.000 claims description 5
- 238000004519 manufacturing process Methods 0.000 claims description 5
- NVKYHJWQISEJQK-UHFFFAOYSA-N n-(2-fluoro-5-pyridin-4-ylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC(C(=CC=1)F)=CC=1C1=CC=NC=C1 NVKYHJWQISEJQK-UHFFFAOYSA-N 0.000 claims description 5
- 125000004076 pyridyl group Chemical group 0.000 claims description 5
- 125000000714 pyrimidinyl group Chemical group 0.000 claims description 5
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 claims description 4
- GHASVSINZRGABV-UHFFFAOYSA-N Fluorouracil Chemical compound FC1=CNC(=O)NC1=O GHASVSINZRGABV-UHFFFAOYSA-N 0.000 claims description 4
- 206010061902 Pancreatic neoplasm Diseases 0.000 claims description 4
- 206010060862 Prostate cancer Diseases 0.000 claims description 4
- 208000000236 Prostatic Neoplasms Diseases 0.000 claims description 4
- 229960004316 cisplatin Drugs 0.000 claims description 4
- DQLATGHUWYMOKM-UHFFFAOYSA-L cisplatin Chemical compound N[Pt](N)(Cl)Cl DQLATGHUWYMOKM-UHFFFAOYSA-L 0.000 claims description 4
- 229960002949 fluorouracil Drugs 0.000 claims description 4
- QWPPOHNGKGFGJK-UHFFFAOYSA-N hypochlorous acid Chemical group ClO QWPPOHNGKGFGJK-UHFFFAOYSA-N 0.000 claims description 4
- 229960004768 irinotecan Drugs 0.000 claims description 4
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 claims description 4
- JDAPYAFPVKVBPF-UHFFFAOYSA-N n-(2-fluoro-5-pyridin-3-ylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC(C(=CC=1)F)=CC=1C1=CC=CN=C1 JDAPYAFPVKVBPF-UHFFFAOYSA-N 0.000 claims description 4
- 201000002528 pancreatic cancer Diseases 0.000 claims description 4
- 125000004193 piperazinyl group Chemical group 0.000 claims description 4
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 claims description 4
- XJDIHOYNBOTGEN-UHFFFAOYSA-N 1-methyl-n-[4-(trifluoromethoxy)phenyl]-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(OC(F)(F)F)C=C1 XJDIHOYNBOTGEN-UHFFFAOYSA-N 0.000 claims description 3
- 206010051066 Gastrointestinal stromal tumour Diseases 0.000 claims description 3
- 206010058467 Lung neoplasm malignant Diseases 0.000 claims description 3
- 208000034176 Neoplasms, Germ Cell and Embryonal Diseases 0.000 claims description 3
- 206010029260 Neuroblastoma Diseases 0.000 claims description 3
- 206010033701 Papillary thyroid cancer Diseases 0.000 claims description 3
- VSRXQHXAPYXROS-UHFFFAOYSA-N azanide;cyclobutane-1,1-dicarboxylic acid;platinum(2+) Chemical compound [NH2-].[NH2-].[Pt+2].OC(=O)C1(C(O)=O)CCC1 VSRXQHXAPYXROS-UHFFFAOYSA-N 0.000 claims description 3
- 229960004562 carboplatin Drugs 0.000 claims description 3
- 201000011243 gastrointestinal stromal tumor Diseases 0.000 claims description 3
- 201000005202 lung cancer Diseases 0.000 claims description 3
- 208000020816 lung neoplasm Diseases 0.000 claims description 3
- 208000015486 malignant pancreatic neoplasm Diseases 0.000 claims description 3
- ZEUAXTRKGYORKF-UHFFFAOYSA-N n-(3-ethylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CCC1=CC=CC(NC=2N(C3=CC=C(OC=4C=C(N=CC=4)C=4NC(=CN=4)C(F)(F)F)C=C3N=2)C)=C1 ZEUAXTRKGYORKF-UHFFFAOYSA-N 0.000 claims description 3
- UNNIFOKCWPGGRX-UHFFFAOYSA-N n-(4-ethylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound C1=CC(CC)=CC=C1NC1=NC2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N1C UNNIFOKCWPGGRX-UHFFFAOYSA-N 0.000 claims description 3
- VDWDZORLKMAOGO-UHFFFAOYSA-N n-[2-fluoro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-methyl-4-[3-(trifluoromethyl)phenyl]-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C(=CC=C(C=5)C(F)(F)F)F)N(C)C4=CC=3)C=2)=NC=1C1=CC=CC(C(F)(F)F)=C1 VDWDZORLKMAOGO-UHFFFAOYSA-N 0.000 claims description 3
- BUGGWNWJASBPFW-UHFFFAOYSA-N n-[2-fluoro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-methyl-4-[4-(trifluoromethyl)phenyl]-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C(=CC=C(C=5)C(F)(F)F)F)N(C)C4=CC=3)C=2)=NC=1C1=CC=C(C(F)(F)F)C=C1 BUGGWNWJASBPFW-UHFFFAOYSA-N 0.000 claims description 3
- 208000008443 pancreatic carcinoma Diseases 0.000 claims description 3
- 229960004641 rituximab Drugs 0.000 claims description 3
- 208000030045 thyroid gland papillary carcinoma Diseases 0.000 claims description 3
- 229960000303 topotecan Drugs 0.000 claims description 3
- UCFGDBYHRUNTLO-QHCPKHFHSA-N topotecan Chemical compound C1=C(O)C(CN(C)C)=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 UCFGDBYHRUNTLO-QHCPKHFHSA-N 0.000 claims description 3
- 229960000575 trastuzumab Drugs 0.000 claims description 3
- 125000004205 trifluoroethyl group Chemical group [H]C([H])(*)C(F)(F)F 0.000 claims description 3
- BPMDDRXOVIYKRO-UHFFFAOYSA-N (4-ethylpiperazin-1-yl)-[2-[4-[1-methyl-2-[4-(trifluoromethyl)anilino]benzimidazol-5-yl]oxypyridin-2-yl]-1h-imidazol-5-yl]methanone Chemical compound C1CN(CC)CCN1C(=O)C1=CN=C(C=2N=CC=C(OC=3C=C4N=C(NC=5C=CC(=CC=5)C(F)(F)F)N(C)C4=CC=3)C=2)N1 BPMDDRXOVIYKRO-UHFFFAOYSA-N 0.000 claims description 2
- RUQDVCHGGJZPBP-UHFFFAOYSA-N (4-ethylpiperazin-1-yl)-[2-[4-[2-[2-fluoro-5-(trifluoromethyl)anilino]-1-methylbenzimidazol-5-yl]oxypyridin-2-yl]-1h-imidazol-5-yl]methanone Chemical compound C1CN(CC)CCN1C(=O)C1=CN=C(C=2N=CC=C(OC=3C=C4N=C(NC=5C(=CC=C(C=5)C(F)(F)F)F)N(C)C4=CC=3)C=2)N1 RUQDVCHGGJZPBP-UHFFFAOYSA-N 0.000 claims description 2
- QQZNCAXYRMMAFQ-UHFFFAOYSA-N 1-ethyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxy-n-[4-(trifluoromethyl)phenyl]benzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(CC)C=1NC1=CC=C(C(F)(F)F)C=C1 QQZNCAXYRMMAFQ-UHFFFAOYSA-N 0.000 claims description 2
- FQGXUIJMKZENJH-UHFFFAOYSA-N 1-methyl-5-[2-(5-methyl-4-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxy-n-[3-(trifluoromethyl)phenyl]benzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C=C(C=CC=5)C(F)(F)F)N(C)C4=CC=3)C=2)=NC=1C1=CC=CC=C1 FQGXUIJMKZENJH-UHFFFAOYSA-N 0.000 claims description 2
- LVNYFIASUPVQIV-UHFFFAOYSA-N 1-methyl-5-[2-(5-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxy-n-[4-(trifluoromethylsulfanyl)phenyl]benzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C=3C=CC=CC=3)=CC=C2N(C)C=1NC1=CC=C(SC(F)(F)F)C=C1 LVNYFIASUPVQIV-UHFFFAOYSA-N 0.000 claims description 2
- OLSBTXBDUKDXDR-UHFFFAOYSA-N 1-methyl-5-[2-[4-phenyl-5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxy-n-[3-(trifluoromethyl)phenyl]benzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=C(N=3)C=3C=CC=CC=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=CC(C(F)(F)F)=C1 OLSBTXBDUKDXDR-UHFFFAOYSA-N 0.000 claims description 2
- ZNKJEEFWTJMGCS-UHFFFAOYSA-N 1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxy-n-[4-(trifluoromethylsulfanyl)phenyl]benzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(SC(F)(F)F)C=C1 ZNKJEEFWTJMGCS-UHFFFAOYSA-N 0.000 claims description 2
- LQQRMHCFUPBXAK-UHFFFAOYSA-N 2-[4-[1-methyl-2-[4-(trifluoromethyl)anilino]benzimidazol-5-yl]oxypyridin-2-yl]-1h-imidazole-5-carbonitrile Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C#N)=CC=C2N(C)C=1NC1=CC=C(C(F)(F)F)C=C1 LQQRMHCFUPBXAK-UHFFFAOYSA-N 0.000 claims description 2
- OCZXHQKDRFDCRJ-UHFFFAOYSA-N 2-[[1-methyl-5-[2-[5-(trifluoromethyl)-1H-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-yl]amino]-5-(trifluoromethyl)phenol Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(F)(F)F)C=C1O OCZXHQKDRFDCRJ-UHFFFAOYSA-N 0.000 claims description 2
- LEDHAWOWVPPJPN-UHFFFAOYSA-N 5-[[1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-yl]amino]-2-(trifluoromethyl)phenol Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(F)(F)F)C(O)=C1 LEDHAWOWVPPJPN-UHFFFAOYSA-N 0.000 claims description 2
- VVIAGPKUTFNRDU-UHFFFAOYSA-N 6S-folinic acid Natural products C1NC=2NC(N)=NC(=O)C=2N(C=O)C1CNC1=CC=C(C(=O)NC(CCC(O)=O)C(O)=O)C=C1 VVIAGPKUTFNRDU-UHFFFAOYSA-N 0.000 claims description 2
- CMSMOCZEIVJLDB-UHFFFAOYSA-N Cyclophosphamide Chemical compound ClCCN(CCCl)P1(=O)NCCCO1 CMSMOCZEIVJLDB-UHFFFAOYSA-N 0.000 claims description 2
- 229940123237 Taxane Drugs 0.000 claims description 2
- 229940122803 Vinca alkaloid Drugs 0.000 claims description 2
- SHWSLZQDDYQHGI-UHFFFAOYSA-N [2-[4-[2-[2-fluoro-5-(trifluoromethyl)anilino]-1-methylbenzimidazol-5-yl]oxypyridin-2-yl]-4-(trifluoromethyl)-1h-imidazol-5-yl]methanol Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=C(CO)N=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC(C(F)(F)F)=CC=C1F SHWSLZQDDYQHGI-UHFFFAOYSA-N 0.000 claims description 2
- 229940045799 anthracyclines and related substance Drugs 0.000 claims description 2
- 201000008275 breast carcinoma Diseases 0.000 claims description 2
- 229960004397 cyclophosphamide Drugs 0.000 claims description 2
- VVIAGPKUTFNRDU-ABLWVSNPSA-N folinic acid Chemical compound C1NC=2NC(N)=NC(=O)C=2N(C=O)C1CNC1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 VVIAGPKUTFNRDU-ABLWVSNPSA-N 0.000 claims description 2
- 235000008191 folinic acid Nutrition 0.000 claims description 2
- 239000011672 folinic acid Substances 0.000 claims description 2
- 229960005277 gemcitabine Drugs 0.000 claims description 2
- SDUQYLNIPVEERB-QPPQHZFASA-N gemcitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(F)(F)[C@H](O)[C@@H](CO)O1 SDUQYLNIPVEERB-QPPQHZFASA-N 0.000 claims description 2
- 229960002411 imatinib Drugs 0.000 claims description 2
- 229960001691 leucovorin Drugs 0.000 claims description 2
- 150000004702 methyl esters Chemical class 0.000 claims description 2
- YRTGBWOLDYJCMY-UHFFFAOYSA-N n-(2,5-dimethoxyphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound COC1=CC=C(OC)C(NC=2N(C3=CC=C(OC=4C=C(N=CC=4)C=4NC(=CN=4)C(F)(F)F)C=C3N=2)C)=C1 YRTGBWOLDYJCMY-UHFFFAOYSA-N 0.000 claims description 2
- NOBWZSLSVIUZAX-UHFFFAOYSA-N n-(2-ethylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CCC1=CC=CC=C1NC1=NC2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N1C NOBWZSLSVIUZAX-UHFFFAOYSA-N 0.000 claims description 2
- KKVZSATYTCASNQ-UHFFFAOYSA-N n-(2-fluoro-5-propan-2-ylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC(C)C1=CC=C(F)C(NC=2N(C3=CC=C(OC=4C=C(N=CC=4)C=4NC(=CN=4)C(F)(F)F)C=C3N=2)C)=C1 KKVZSATYTCASNQ-UHFFFAOYSA-N 0.000 claims description 2
- PYBNNACSMHESLC-UHFFFAOYSA-N n-(3-tert-butylphenyl)-1-methyl-5-[2-(5-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C=3C=CC=CC=3)=CC=C2N(C)C=1NC1=CC=CC(C(C)(C)C)=C1 PYBNNACSMHESLC-UHFFFAOYSA-N 0.000 claims description 2
- SCUGTCMSRMQNNQ-UHFFFAOYSA-N n-(3-tert-butylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=CC(C(C)(C)C)=C1 SCUGTCMSRMQNNQ-UHFFFAOYSA-N 0.000 claims description 2
- UKHGHPIFGONHOV-UHFFFAOYSA-N n-(4-tert-butylphenyl)-1-methyl-5-[2-[4-phenyl-5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=C(N=3)C=3C=CC=CC=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(C)(C)C)C=C1 UKHGHPIFGONHOV-UHFFFAOYSA-N 0.000 claims description 2
- JSLFPRZIKITLJX-UHFFFAOYSA-N n-(4-tert-butylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(C)(C)C)C=C1 JSLFPRZIKITLJX-UHFFFAOYSA-N 0.000 claims description 2
- BCSZFWZJIFOMKQ-UHFFFAOYSA-N n-(5-tert-butyl-2-fluorophenyl)-1-methyl-5-[2-(5-methyl-4-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C(=CC=C(C=5)C(C)(C)C)F)N(C)C4=CC=3)C=2)=NC=1C1=CC=CC=C1 BCSZFWZJIFOMKQ-UHFFFAOYSA-N 0.000 claims description 2
- KLUQUTDAFSUQQQ-UHFFFAOYSA-N n-(5-tert-butyl-2-fluorophenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC(C(C)(C)C)=CC=C1F KLUQUTDAFSUQQQ-UHFFFAOYSA-N 0.000 claims description 2
- KBSLJFGAYBKSLV-UHFFFAOYSA-N n-[2-chloro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-(5-methyl-4-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C(=CC=C(C=5)C(F)(F)F)Cl)N(C)C4=CC=3)C=2)=NC=1C1=CC=CC=C1 KBSLJFGAYBKSLV-UHFFFAOYSA-N 0.000 claims description 2
- QPYNIFPLONQWGU-UHFFFAOYSA-N n-[2-chloro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-[4-phenyl-5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=C(N=3)C=3C=CC=CC=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC(C(F)(F)F)=CC=C1Cl QPYNIFPLONQWGU-UHFFFAOYSA-N 0.000 claims description 2
- XGBGLHMBKUDHSN-UHFFFAOYSA-N n-[2-fluoro-5-(trifluoromethyl)phenyl]-6-methoxy-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C=2C=C(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)C(OC)=CC=2N(C)C=1NC1=CC(C(F)(F)F)=CC=C1F XGBGLHMBKUDHSN-UHFFFAOYSA-N 0.000 claims description 2
- 208000000587 small cell lung carcinoma Diseases 0.000 claims description 2
- 229950006410 tezacitabine Drugs 0.000 claims description 2
- GFFXZLZWLOBBLO-ASKVSEFXSA-N tezacitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(=C/F)/[C@H](O)[C@@H](CO)O1 GFFXZLZWLOBBLO-ASKVSEFXSA-N 0.000 claims description 2
- 125000001475 halogen functional group Chemical group 0.000 claims 18
- ADEVTABMDFBPPG-UHFFFAOYSA-N 1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxy-n-[2-(trifluoromethyl)phenyl]benzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=CC=C1C(F)(F)F ADEVTABMDFBPPG-UHFFFAOYSA-N 0.000 claims 1
- OZOMCNZBYFGHSP-UHFFFAOYSA-N 1-methyl-n-[4-(4-methylpiperazin-1-yl)phenyl]-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound C1CN(C)CCN1C(C=C1)=CC=C1NC1=NC2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N1C OZOMCNZBYFGHSP-UHFFFAOYSA-N 0.000 claims 1
- RSVCODSQQKVHEA-UHFFFAOYSA-N 6-methoxy-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxy-n-[4-(trifluoromethyl)phenyl]benzimidazol-2-amine Chemical compound N=1C=2C=C(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)C(OC)=CC=2N(C)C=1NC1=CC=C(C(F)(F)F)C=C1 RSVCODSQQKVHEA-UHFFFAOYSA-N 0.000 claims 1
- 210000001595 mastoid Anatomy 0.000 claims 1
- CYNCLJZSLURWDD-UHFFFAOYSA-N n-(2-chlorophenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=CC=C1Cl CYNCLJZSLURWDD-UHFFFAOYSA-N 0.000 claims 1
- ZBRRHEPBWBIVJP-UHFFFAOYSA-N n-(3,5-dimethoxyphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound COC1=CC(OC)=CC(NC=2N(C3=CC=C(OC=4C=C(N=CC=4)C=4NC(=CN=4)C(F)(F)F)C=C3N=2)C)=C1 ZBRRHEPBWBIVJP-UHFFFAOYSA-N 0.000 claims 1
- FHQUGILIWIXMQJ-UHFFFAOYSA-N n-(4-bromophenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(Br)C=C1 FHQUGILIWIXMQJ-UHFFFAOYSA-N 0.000 claims 1
- UULHAECZZWRIHA-UHFFFAOYSA-N n-(4-chlorophenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(Cl)C=C1 UULHAECZZWRIHA-UHFFFAOYSA-N 0.000 claims 1
- WMHALJNERGCBGT-UHFFFAOYSA-N n-(4-fluoro-3-propan-2-ylphenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound C1=C(F)C(C(C)C)=CC(NC=2N(C3=CC=C(OC=4C=C(N=CC=4)C=4NC(=CN=4)C(F)(F)F)C=C3N=2)C)=C1 WMHALJNERGCBGT-UHFFFAOYSA-N 0.000 claims 1
- JOJYJDOMFMIRKR-UHFFFAOYSA-N n-(4-tert-butylphenyl)-1-methyl-5-[2-(5-methyl-4-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C=CC(=CC=5)C(C)(C)C)N(C)C4=CC=3)C=2)=NC=1C1=CC=CC=C1 JOJYJDOMFMIRKR-UHFFFAOYSA-N 0.000 claims 1
- LOOGBSGPMZTHIX-UHFFFAOYSA-N n-[2-chloro-4-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(F)(F)F)C=C1Cl LOOGBSGPMZTHIX-UHFFFAOYSA-N 0.000 claims 1
- XMDMHTHWKVHARF-UHFFFAOYSA-N n-[2-chloro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC(C(F)(F)F)=CC=C1Cl XMDMHTHWKVHARF-UHFFFAOYSA-N 0.000 claims 1
- OTMJNDSKKMPPMQ-UHFFFAOYSA-N n-[2-fluoro-4-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(C(F)(F)F)C=C1F OTMJNDSKKMPPMQ-UHFFFAOYSA-N 0.000 claims 1
- PYBSLQNYWLNLKV-UHFFFAOYSA-N n-[2-fluoro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-(5-methyl-4-phenyl-1h-imidazol-2-yl)pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound CC=1NC(C=2N=CC=C(OC=3C=C4N=C(NC=5C(=CC=C(C=5)C(F)(F)F)F)N(C)C4=CC=3)C=2)=NC=1C1=CC=CC=C1 PYBSLQNYWLNLKV-UHFFFAOYSA-N 0.000 claims 1
- BSOYRWMMIWLZGL-UHFFFAOYSA-N n-[2-fluoro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC(C(F)(F)F)=CC=C1F BSOYRWMMIWLZGL-UHFFFAOYSA-N 0.000 claims 1
- SMPKBRUCIWKACB-UHFFFAOYSA-N n-[4-fluoro-3-(oxolan-3-yl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC(C=1)=CC=C(F)C=1C1CCOC1 SMPKBRUCIWKACB-UHFFFAOYSA-N 0.000 claims 1
- 238000000034 method Methods 0.000 abstract description 78
- 230000000694 effects Effects 0.000 abstract description 42
- 230000002401 inhibitory effect Effects 0.000 abstract description 33
- 108091000080 Phosphotransferase Proteins 0.000 abstract description 27
- 102000020233 phosphotransferase Human genes 0.000 abstract description 27
- 229940043355 kinase inhibitor Drugs 0.000 abstract description 12
- 239000003757 phosphotransferase inhibitor Substances 0.000 abstract description 12
- 208000005623 Carcinogenesis Diseases 0.000 abstract description 5
- 125000003785 benzimidazolyl group Chemical class N1=C(NC2=C1C=CC=C2)* 0.000 abstract description 4
- 230000036952 cancer formation Effects 0.000 abstract description 4
- 231100000504 carcinogenesis Toxicity 0.000 abstract description 4
- 238000006243 chemical reaction Methods 0.000 description 110
- 241000699670 Mus sp. Species 0.000 description 84
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 79
- 230000005764 inhibitory process Effects 0.000 description 78
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 75
- 125000005843 halogen group Chemical group 0.000 description 74
- KKVYYGGCHJGEFJ-UHFFFAOYSA-N 1-n-(4-chlorophenyl)-6-methyl-5-n-[3-(7h-purin-6-yl)pyridin-2-yl]isoquinoline-1,5-diamine Chemical compound N=1C=CC2=C(NC=3C(=CC=CN=3)C=3C=4N=CNC=4N=CN=3)C(C)=CC=C2C=1NC1=CC=C(Cl)C=C1 KKVYYGGCHJGEFJ-UHFFFAOYSA-N 0.000 description 61
- 101100381978 Mus musculus Braf gene Proteins 0.000 description 61
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 56
- 239000003112 inhibitor Substances 0.000 description 50
- 102000009929 raf Kinases Human genes 0.000 description 50
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 49
- 108010077182 raf Kinases Proteins 0.000 description 47
- 239000011541 reaction mixture Substances 0.000 description 43
- 238000003756 stirring Methods 0.000 description 42
- 239000007787 solid Substances 0.000 description 39
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 38
- 239000000843 powder Substances 0.000 description 35
- 238000002360 preparation method Methods 0.000 description 35
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 31
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 30
- 238000004128 high performance liquid chromatography Methods 0.000 description 29
- 229910052757 nitrogen Inorganic materials 0.000 description 28
- 102000016914 ras Proteins Human genes 0.000 description 27
- 108010014186 ras Proteins Proteins 0.000 description 27
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 26
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 26
- 239000000047 product Substances 0.000 description 25
- 239000000243 solution Substances 0.000 description 25
- 238000012546 transfer Methods 0.000 description 25
- 210000004881 tumor cell Anatomy 0.000 description 24
- 235000019439 ethyl acetate Nutrition 0.000 description 22
- 108090000744 Mitogen-Activated Protein Kinase Kinases Proteins 0.000 description 21
- 102000004232 Mitogen-Activated Protein Kinase Kinases Human genes 0.000 description 21
- 238000010438 heat treatment Methods 0.000 description 21
- 230000004614 tumor growth Effects 0.000 description 21
- 238000003556 assay Methods 0.000 description 20
- 230000035772 mutation Effects 0.000 description 20
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 20
- 150000001556 benzimidazoles Chemical class 0.000 description 19
- 229940079593 drug Drugs 0.000 description 19
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 19
- 239000000523 sample Substances 0.000 description 18
- 239000003981 vehicle Substances 0.000 description 18
- 238000001914 filtration Methods 0.000 description 17
- 230000009467 reduction Effects 0.000 description 16
- 230000033115 angiogenesis Effects 0.000 description 15
- 230000015572 biosynthetic process Effects 0.000 description 15
- 230000005754 cellular signaling Effects 0.000 description 15
- 230000003389 potentiating effect Effects 0.000 description 15
- 238000003305 oral gavage Methods 0.000 description 14
- 230000026731 phosphorylation Effects 0.000 description 14
- 238000006366 phosphorylation reaction Methods 0.000 description 14
- 239000007858 starting material Substances 0.000 description 14
- 239000000758 substrate Substances 0.000 description 14
- 108010029485 Protein Isoforms Proteins 0.000 description 13
- 102000001708 Protein Isoforms Human genes 0.000 description 13
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 13
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 13
- 150000001299 aldehydes Chemical class 0.000 description 13
- 108090000765 processed proteins & peptides Proteins 0.000 description 13
- JVBXVOWTABLYPX-UHFFFAOYSA-L sodium dithionite Chemical compound [Na+].[Na+].[O-]S(=O)S([O-])=O JVBXVOWTABLYPX-UHFFFAOYSA-L 0.000 description 13
- 230000001225 therapeutic effect Effects 0.000 description 13
- 208000001333 Colorectal Neoplasms Diseases 0.000 description 12
- 241000283973 Oryctolagus cuniculus Species 0.000 description 12
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 12
- 108010073929 Vascular Endothelial Growth Factor A Proteins 0.000 description 12
- 102000005789 Vascular Endothelial Growth Factors Human genes 0.000 description 12
- 108010019530 Vascular Endothelial Growth Factors Proteins 0.000 description 12
- 238000004458 analytical method Methods 0.000 description 12
- 239000000460 chlorine Substances 0.000 description 12
- 239000000725 suspension Substances 0.000 description 12
- 229940124597 therapeutic agent Drugs 0.000 description 12
- QAEDZJGFFMLHHQ-UHFFFAOYSA-N trifluoroacetic anhydride Substances FC(F)(F)C(=O)OC(=O)C(F)(F)F QAEDZJGFFMLHHQ-UHFFFAOYSA-N 0.000 description 12
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 11
- 108010007457 Extracellular Signal-Regulated MAP Kinases Proteins 0.000 description 11
- 102100039788 GTPase NRas Human genes 0.000 description 11
- 101000744505 Homo sapiens GTPase NRas Proteins 0.000 description 11
- 102100024193 Mitogen-activated protein kinase 1 Human genes 0.000 description 11
- 108700020796 Oncogene Proteins 0.000 description 11
- 239000002246 antineoplastic agent Substances 0.000 description 11
- 239000000543 intermediate Substances 0.000 description 11
- 230000005945 translocation Effects 0.000 description 11
- 102100023600 Fibroblast growth factor receptor 2 Human genes 0.000 description 10
- 101710182389 Fibroblast growth factor receptor 2 Proteins 0.000 description 10
- KFSLWBXXFJQRDL-UHFFFAOYSA-N Peracetic acid Chemical compound CC(=O)OO KFSLWBXXFJQRDL-UHFFFAOYSA-N 0.000 description 10
- 102000001788 Proto-Oncogene Proteins c-raf Human genes 0.000 description 10
- 108010029869 Proto-Oncogene Proteins c-raf Proteins 0.000 description 10
- JFDZBHWFFUWGJE-UHFFFAOYSA-N benzonitrile Chemical compound N#CC1=CC=CC=C1 JFDZBHWFFUWGJE-UHFFFAOYSA-N 0.000 description 10
- 230000004663 cell proliferation Effects 0.000 description 10
- 201000010989 colorectal carcinoma Diseases 0.000 description 10
- 239000010410 layer Substances 0.000 description 10
- 229910000027 potassium carbonate Inorganic materials 0.000 description 10
- 238000000746 purification Methods 0.000 description 10
- 238000003786 synthesis reaction Methods 0.000 description 10
- 238000001262 western blot Methods 0.000 description 10
- 238000005160 1H NMR spectroscopy Methods 0.000 description 9
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 9
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 9
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 9
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 9
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical class [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 9
- 230000006907 apoptotic process Effects 0.000 description 9
- 230000014509 gene expression Effects 0.000 description 9
- 239000012044 organic layer Substances 0.000 description 9
- 235000011121 sodium hydroxide Nutrition 0.000 description 9
- 238000005303 weighing Methods 0.000 description 9
- 201000009030 Carcinoma Diseases 0.000 description 8
- 108091008794 FGF receptors Proteins 0.000 description 8
- 101000851007 Homo sapiens Vascular endothelial growth factor receptor 2 Proteins 0.000 description 8
- 108010046938 Macrophage Colony-Stimulating Factor Proteins 0.000 description 8
- 102100028123 Macrophage colony-stimulating factor 1 Human genes 0.000 description 8
- 102000004022 Protein-Tyrosine Kinases Human genes 0.000 description 8
- 108090000412 Protein-Tyrosine Kinases Proteins 0.000 description 8
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 8
- 230000002159 abnormal effect Effects 0.000 description 8
- 230000004913 activation Effects 0.000 description 8
- 239000008346 aqueous phase Substances 0.000 description 8
- 125000004432 carbon atom Chemical group C* 0.000 description 8
- 238000000338 in vitro Methods 0.000 description 8
- 239000012528 membrane Substances 0.000 description 8
- YBYRMVIVWMBXKQ-UHFFFAOYSA-N phenylmethanesulfonyl fluoride Chemical compound FS(=O)(=O)CC1=CC=CC=C1 YBYRMVIVWMBXKQ-UHFFFAOYSA-N 0.000 description 8
- 125000006239 protecting group Chemical group 0.000 description 8
- 102000005962 receptors Human genes 0.000 description 8
- 108020003175 receptors Proteins 0.000 description 8
- 230000002829 reductive effect Effects 0.000 description 8
- 230000019491 signal transduction Effects 0.000 description 8
- 101710113436 GTPase KRas Proteins 0.000 description 7
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 7
- 150000001412 amines Chemical class 0.000 description 7
- 230000001028 anti-proliverative effect Effects 0.000 description 7
- 239000002585 base Substances 0.000 description 7
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 7
- 239000000872 buffer Substances 0.000 description 7
- 238000001816 cooling Methods 0.000 description 7
- 239000012043 crude product Substances 0.000 description 7
- 125000002883 imidazolyl group Chemical group 0.000 description 7
- 238000001727 in vivo Methods 0.000 description 7
- 239000003446 ligand Substances 0.000 description 7
- 239000000463 material Substances 0.000 description 7
- 239000003826 tablet Substances 0.000 description 7
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 6
- 101001053785 Drosophila melanogaster Dual specificity mitogen-activated protein kinase kinase dSOR1 Proteins 0.000 description 6
- 101150086096 Eif2ak3 gene Proteins 0.000 description 6
- 102100024785 Fibroblast growth factor 2 Human genes 0.000 description 6
- 108090000379 Fibroblast growth factor 2 Proteins 0.000 description 6
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 6
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 6
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 6
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 6
- 102000001253 Protein Kinase Human genes 0.000 description 6
- 239000006180 TBST buffer Substances 0.000 description 6
- NKANXQFJJICGDU-QPLCGJKRSA-N Tamoxifen Chemical compound C=1C=CC=CC=1C(/CC)=C(C=1C=CC(OCCN(C)C)=CC=1)/C1=CC=CC=C1 NKANXQFJJICGDU-QPLCGJKRSA-N 0.000 description 6
- 102000004357 Transferases Human genes 0.000 description 6
- 108090000992 Transferases Proteins 0.000 description 6
- 239000004037 angiogenesis inhibitor Substances 0.000 description 6
- 229940121369 angiogenesis inhibitor Drugs 0.000 description 6
- 230000025084 cell cycle arrest Effects 0.000 description 6
- 230000010261 cell growth Effects 0.000 description 6
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 6
- 238000005859 coupling reaction Methods 0.000 description 6
- 238000010790 dilution Methods 0.000 description 6
- 239000012895 dilution Substances 0.000 description 6
- 201000010099 disease Diseases 0.000 description 6
- 239000011521 glass Substances 0.000 description 6
- 125000005842 heteroatom Chemical group 0.000 description 6
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 6
- 239000007788 liquid Substances 0.000 description 6
- 239000006166 lysate Substances 0.000 description 6
- 108010082117 matrigel Proteins 0.000 description 6
- 239000002609 medium Substances 0.000 description 6
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 6
- SIOXPEMLGUPBBT-UHFFFAOYSA-N picolinic acid Chemical compound OC(=O)C1=CC=CC=N1 SIOXPEMLGUPBBT-UHFFFAOYSA-N 0.000 description 6
- 235000015320 potassium carbonate Nutrition 0.000 description 6
- 230000008569 process Effects 0.000 description 6
- 108060006633 protein kinase Proteins 0.000 description 6
- 102000004169 proteins and genes Human genes 0.000 description 6
- 108090000623 proteins and genes Proteins 0.000 description 6
- 239000011535 reaction buffer Substances 0.000 description 6
- 238000010992 reflux Methods 0.000 description 6
- 239000002002 slurry Substances 0.000 description 6
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 6
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 6
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 5
- PTDNHYVEBIHJBK-UHFFFAOYSA-M 2-chloro-1,3-dimethylimidazol-1-ium;chloride Chemical compound [Cl-].CN1C=C[N+](C)=C1Cl PTDNHYVEBIHJBK-UHFFFAOYSA-M 0.000 description 5
- ONZQYZKCUHFORE-UHFFFAOYSA-N 3-bromo-1,1,1-trifluoropropan-2-one Chemical compound FC(F)(F)C(=O)CBr ONZQYZKCUHFORE-UHFFFAOYSA-N 0.000 description 5
- 102000044168 Fibroblast Growth Factor Receptor Human genes 0.000 description 5
- 229940121710 HMGCoA reductase inhibitor Drugs 0.000 description 5
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 5
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 5
- 208000007097 Urinary Bladder Neoplasms Diseases 0.000 description 5
- 239000012131 assay buffer Substances 0.000 description 5
- 239000012298 atmosphere Substances 0.000 description 5
- 238000000668 atmospheric pressure chemical ionisation mass spectrometry Methods 0.000 description 5
- 229940098773 bovine serum albumin Drugs 0.000 description 5
- 239000012267 brine Substances 0.000 description 5
- 239000003153 chemical reaction reagent Substances 0.000 description 5
- 229940127089 cytotoxic agent Drugs 0.000 description 5
- 239000002254 cytotoxic agent Substances 0.000 description 5
- 230000002354 daily effect Effects 0.000 description 5
- VHJLVAABSRFDPM-QWWZWVQMSA-N dithiothreitol Chemical compound SC[C@@H](O)[C@H](O)CS VHJLVAABSRFDPM-QWWZWVQMSA-N 0.000 description 5
- 238000003818 flash chromatography Methods 0.000 description 5
- 239000003102 growth factor Substances 0.000 description 5
- 239000002471 hydroxymethylglutaryl coenzyme A reductase inhibitor Substances 0.000 description 5
- 238000011534 incubation Methods 0.000 description 5
- 239000002502 liposome Substances 0.000 description 5
- 210000004072 lung Anatomy 0.000 description 5
- 230000007246 mechanism Effects 0.000 description 5
- 210000003739 neck Anatomy 0.000 description 5
- 229940021182 non-steroidal anti-inflammatory drug Drugs 0.000 description 5
- AICOOMRHRUFYCM-ZRRPKQBOSA-N oxazine, 1 Chemical compound C([C@@H]1[C@H](C(C[C@]2(C)[C@@H]([C@H](C)N(C)C)[C@H](O)C[C@]21C)=O)CC1=CC2)C[C@H]1[C@@]1(C)[C@H]2N=C(C(C)C)OC1 AICOOMRHRUFYCM-ZRRPKQBOSA-N 0.000 description 5
- 239000000546 pharmaceutical excipient Substances 0.000 description 5
- 230000036470 plasma concentration Effects 0.000 description 5
- 230000035755 proliferation Effects 0.000 description 5
- 102000027483 retinoid hormone receptors Human genes 0.000 description 5
- 108091008679 retinoid hormone receptors Proteins 0.000 description 5
- 210000002966 serum Anatomy 0.000 description 5
- 239000011734 sodium Substances 0.000 description 5
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 5
- 210000001519 tissue Anatomy 0.000 description 5
- YBJHBAHKTGYVGT-ZKWXMUAHSA-N (+)-Biotin Chemical compound N1C(=O)N[C@@H]2[C@H](CCCCC(=O)O)SC[C@@H]21 YBJHBAHKTGYVGT-ZKWXMUAHSA-N 0.000 description 4
- PVQGRXJLBCCYLQ-UHFFFAOYSA-N 1-fluoro-2-isothiocyanato-4-(trifluoromethyl)benzene Chemical compound FC1=CC=C(C(F)(F)F)C=C1N=C=S PVQGRXJLBCCYLQ-UHFFFAOYSA-N 0.000 description 4
- HFQDSIXPMQRTAX-UHFFFAOYSA-N 4-[4-(methylamino)-3-nitrophenoxy]pyridine-2-carbonitrile Chemical compound C1=C([N+]([O-])=O)C(NC)=CC=C1OC1=CC=NC(C#N)=C1 HFQDSIXPMQRTAX-UHFFFAOYSA-N 0.000 description 4
- 229920001817 Agar Polymers 0.000 description 4
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 4
- 206010005003 Bladder cancer Diseases 0.000 description 4
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 4
- 108010037462 Cyclooxygenase 2 Proteins 0.000 description 4
- 102000004190 Enzymes Human genes 0.000 description 4
- 108090000790 Enzymes Proteins 0.000 description 4
- 241000588724 Escherichia coli Species 0.000 description 4
- 101000932478 Homo sapiens Receptor-type tyrosine-protein kinase FLT3 Proteins 0.000 description 4
- 102000006496 Immunoglobulin Heavy Chains Human genes 0.000 description 4
- 108010019476 Immunoglobulin Heavy Chains Proteins 0.000 description 4
- 101150100676 Map2k1 gene Proteins 0.000 description 4
- 241000699666 Mus <mouse, genus> Species 0.000 description 4
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 4
- 229910004878 Na2S2O4 Inorganic materials 0.000 description 4
- 239000007832 Na2SO4 Substances 0.000 description 4
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 4
- 108091008606 PDGF receptors Proteins 0.000 description 4
- 102000011653 Platelet-Derived Growth Factor Receptors Human genes 0.000 description 4
- 102100038280 Prostaglandin G/H synthase 2 Human genes 0.000 description 4
- 102100020718 Receptor-type tyrosine-protein kinase FLT3 Human genes 0.000 description 4
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 4
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 4
- 102000016549 Vascular Endothelial Growth Factor Receptor-2 Human genes 0.000 description 4
- 230000003213 activating effect Effects 0.000 description 4
- 239000008272 agar Substances 0.000 description 4
- 150000003973 alkyl amines Chemical class 0.000 description 4
- 150000001409 amidines Chemical class 0.000 description 4
- 235000011114 ammonium hydroxide Nutrition 0.000 description 4
- 238000010256 biochemical assay Methods 0.000 description 4
- 230000000903 blocking effect Effects 0.000 description 4
- 230000037396 body weight Effects 0.000 description 4
- 229910052799 carbon Inorganic materials 0.000 description 4
- 238000000423 cell based assay Methods 0.000 description 4
- 230000008878 coupling Effects 0.000 description 4
- 238000010168 coupling process Methods 0.000 description 4
- 239000003255 cyclooxygenase 2 inhibitor Substances 0.000 description 4
- 230000001086 cytosolic effect Effects 0.000 description 4
- 238000013461 design Methods 0.000 description 4
- 239000002552 dosage form Substances 0.000 description 4
- 231100000673 dose–response relationship Toxicity 0.000 description 4
- 239000012636 effector Substances 0.000 description 4
- 229940088598 enzyme Drugs 0.000 description 4
- 239000002834 estrogen receptor modulator Substances 0.000 description 4
- 230000003203 everyday effect Effects 0.000 description 4
- 239000012065 filter cake Substances 0.000 description 4
- 239000000706 filtrate Substances 0.000 description 4
- 238000009472 formulation Methods 0.000 description 4
- 229940080856 gleevec Drugs 0.000 description 4
- 229940088597 hormone Drugs 0.000 description 4
- 239000005556 hormone Substances 0.000 description 4
- 238000002513 implantation Methods 0.000 description 4
- 238000012417 linear regression Methods 0.000 description 4
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 4
- 239000003550 marker Substances 0.000 description 4
- 230000000394 mitotic effect Effects 0.000 description 4
- 231100000252 nontoxic Toxicity 0.000 description 4
- 230000003000 nontoxic effect Effects 0.000 description 4
- 201000008968 osteosarcoma Diseases 0.000 description 4
- 210000000496 pancreas Anatomy 0.000 description 4
- 239000008194 pharmaceutical composition Substances 0.000 description 4
- 229940096701 plain lipid modifying drug hmg coa reductase inhibitors Drugs 0.000 description 4
- 229920001184 polypeptide Polymers 0.000 description 4
- 235000011181 potassium carbonates Nutrition 0.000 description 4
- 102000004196 processed proteins & peptides Human genes 0.000 description 4
- 238000010926 purge Methods 0.000 description 4
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 4
- 238000012552 review Methods 0.000 description 4
- 102200006659 rs104894226 Human genes 0.000 description 4
- 102200006648 rs28933406 Human genes 0.000 description 4
- 239000000849 selective androgen receptor modulator Substances 0.000 description 4
- 229910000029 sodium carbonate Inorganic materials 0.000 description 4
- 235000017550 sodium carbonate Nutrition 0.000 description 4
- 229910052938 sodium sulfate Inorganic materials 0.000 description 4
- 235000011152 sodium sulphate Nutrition 0.000 description 4
- 239000002904 solvent Substances 0.000 description 4
- 239000000126 substance Substances 0.000 description 4
- 238000006467 substitution reaction Methods 0.000 description 4
- 230000004083 survival effect Effects 0.000 description 4
- BSCMJQUASNXFIA-UHFFFAOYSA-N tert-butyl 4-chloropyridine-2-carboxylate Chemical compound CC(C)(C)OC(=O)C1=CC(Cl)=CC=N1 BSCMJQUASNXFIA-UHFFFAOYSA-N 0.000 description 4
- 238000012360 testing method Methods 0.000 description 4
- UMGDCJDMYOKAJW-UHFFFAOYSA-N thiourea Chemical compound NC(N)=S UMGDCJDMYOKAJW-UHFFFAOYSA-N 0.000 description 4
- 239000003558 transferase inhibitor Substances 0.000 description 4
- 201000005112 urinary bladder cancer Diseases 0.000 description 4
- DQEVDFQAYLIBRD-UHFFFAOYSA-N 1-isothiocyanato-4-(trifluoromethyl)benzene Chemical compound FC(F)(F)C1=CC=C(N=C=S)C=C1 DQEVDFQAYLIBRD-UHFFFAOYSA-N 0.000 description 3
- MADZKMFFVWYSOC-UHFFFAOYSA-N 1-n-methyl-4-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzene-1,2-diamine Chemical compound C1=C(N)C(NC)=CC=C1OC1=CC=NC(C=2NC(=CN=2)C(F)(F)F)=C1 MADZKMFFVWYSOC-UHFFFAOYSA-N 0.000 description 3
- 238000001644 13C nuclear magnetic resonance spectroscopy Methods 0.000 description 3
- ABFPKTQEQNICFT-UHFFFAOYSA-M 2-chloro-1-methylpyridin-1-ium;iodide Chemical compound [I-].C[N+]1=CC=CC=C1Cl ABFPKTQEQNICFT-UHFFFAOYSA-M 0.000 description 3
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 3
- IQXUIDYRTHQTET-UHFFFAOYSA-N 4-amino-3-nitrophenol Chemical compound NC1=CC=C(O)C=C1[N+]([O-])=O IQXUIDYRTHQTET-UHFFFAOYSA-N 0.000 description 3
- DYEZRXLVZMZHQT-UHFFFAOYSA-N 4-chloropyridine-2-carbonitrile Chemical compound ClC1=CC=NC(C#N)=C1 DYEZRXLVZMZHQT-UHFFFAOYSA-N 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 3
- 208000003200 Adenoma Diseases 0.000 description 3
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 3
- USFZMSVCRYTOJT-UHFFFAOYSA-N Ammonium acetate Chemical compound N.CC(O)=O USFZMSVCRYTOJT-UHFFFAOYSA-N 0.000 description 3
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 3
- 102000004506 Blood Proteins Human genes 0.000 description 3
- 108010017384 Blood Proteins Proteins 0.000 description 3
- 101100327819 Caenorhabditis elegans chl-1 gene Proteins 0.000 description 3
- ZEOWTGPWHLSLOG-UHFFFAOYSA-N Cc1ccc(cc1-c1ccc2c(n[nH]c2c1)-c1cnn(c1)C1CC1)C(=O)Nc1cccc(c1)C(F)(F)F Chemical compound Cc1ccc(cc1-c1ccc2c(n[nH]c2c1)-c1cnn(c1)C1CC1)C(=O)Nc1cccc(c1)C(F)(F)F ZEOWTGPWHLSLOG-UHFFFAOYSA-N 0.000 description 3
- 206010008723 Chondrodystrophy Diseases 0.000 description 3
- 206010048832 Colon adenoma Diseases 0.000 description 3
- 229910052693 Europium Inorganic materials 0.000 description 3
- 102100023593 Fibroblast growth factor receptor 1 Human genes 0.000 description 3
- 101710182386 Fibroblast growth factor receptor 1 Proteins 0.000 description 3
- 239000007995 HEPES buffer Substances 0.000 description 3
- 241000238631 Hexapoda Species 0.000 description 3
- 108090000895 Hydroxymethylglutaryl CoA Reductases Proteins 0.000 description 3
- 102000004286 Hydroxymethylglutaryl CoA Reductases Human genes 0.000 description 3
- 229910021578 Iron(III) chloride Inorganic materials 0.000 description 3
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 3
- 102000010638 Kinesin Human genes 0.000 description 3
- 108010063296 Kinesin Proteins 0.000 description 3
- PCZOHLXUXFIOCF-UHFFFAOYSA-N Monacolin X Natural products C12C(OC(=O)C(C)CC)CC(C)C=C2C=CC(C)C1CCC1CC(O)CC(=O)O1 PCZOHLXUXFIOCF-UHFFFAOYSA-N 0.000 description 3
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium on carbon Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 3
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 3
- 102100033479 RAF proto-oncogene serine/threonine-protein kinase Human genes 0.000 description 3
- 101710141955 RAF proto-oncogene serine/threonine-protein kinase Proteins 0.000 description 3
- 206010039491 Sarcoma Diseases 0.000 description 3
- VMHLLURERBWHNL-UHFFFAOYSA-M Sodium acetate Chemical compound [Na+].CC([O-])=O VMHLLURERBWHNL-UHFFFAOYSA-M 0.000 description 3
- 208000024770 Thyroid neoplasm Diseases 0.000 description 3
- 102100033178 Vascular endothelial growth factor receptor 1 Human genes 0.000 description 3
- 208000008919 achondroplasia Diseases 0.000 description 3
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 3
- 150000001350 alkyl halides Chemical class 0.000 description 3
- 229940100198 alkylating agent Drugs 0.000 description 3
- 239000002168 alkylating agent Substances 0.000 description 3
- 229940046836 anti-estrogen Drugs 0.000 description 3
- 230000001833 anti-estrogenic effect Effects 0.000 description 3
- 230000000340 anti-metabolite Effects 0.000 description 3
- 230000000692 anti-sense effect Effects 0.000 description 3
- 229940100197 antimetabolite Drugs 0.000 description 3
- 239000002256 antimetabolite Substances 0.000 description 3
- 125000004429 atom Chemical group 0.000 description 3
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 3
- 230000008901 benefit Effects 0.000 description 3
- 229960002685 biotin Drugs 0.000 description 3
- 239000011616 biotin Substances 0.000 description 3
- 210000000481 breast Anatomy 0.000 description 3
- 239000002775 capsule Substances 0.000 description 3
- 230000012820 cell cycle checkpoint Effects 0.000 description 3
- 230000024245 cell differentiation Effects 0.000 description 3
- 239000003638 chemical reducing agent Substances 0.000 description 3
- 210000000349 chromosome Anatomy 0.000 description 3
- 210000001072 colon Anatomy 0.000 description 3
- 229940111134 coxibs Drugs 0.000 description 3
- 231100000599 cytotoxic agent Toxicity 0.000 description 3
- 230000001419 dependent effect Effects 0.000 description 3
- 210000002889 endothelial cell Anatomy 0.000 description 3
- 239000000328 estrogen antagonist Substances 0.000 description 3
- OGPBJKLSAFTDLK-UHFFFAOYSA-N europium atom Chemical compound [Eu] OGPBJKLSAFTDLK-UHFFFAOYSA-N 0.000 description 3
- 239000013604 expression vector Substances 0.000 description 3
- 235000019253 formic acid Nutrition 0.000 description 3
- 125000000524 functional group Chemical group 0.000 description 3
- 238000004817 gas chromatography Methods 0.000 description 3
- 230000012010 growth Effects 0.000 description 3
- 239000001257 hydrogen Substances 0.000 description 3
- 229910052739 hydrogen Inorganic materials 0.000 description 3
- 125000003037 imidazol-2-yl group Chemical group [H]N1C([*])=NC([H])=C1[H] 0.000 description 3
- 230000001939 inductive effect Effects 0.000 description 3
- 239000003701 inert diluent Substances 0.000 description 3
- RBTARNINKXHZNM-UHFFFAOYSA-K iron trichloride Chemical compound Cl[Fe](Cl)Cl RBTARNINKXHZNM-UHFFFAOYSA-K 0.000 description 3
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 3
- PCZOHLXUXFIOCF-BXMDZJJMSA-N lovastatin Chemical compound C([C@H]1[C@@H](C)C=CC2=C[C@H](C)C[C@@H]([C@H]12)OC(=O)[C@@H](C)CC)C[C@@H]1C[C@@H](O)CC(=O)O1 PCZOHLXUXFIOCF-BXMDZJJMSA-N 0.000 description 3
- 229940098779 methanesulfonic acid Drugs 0.000 description 3
- 150000007522 mineralic acids Chemical class 0.000 description 3
- 208000025113 myeloid leukemia Diseases 0.000 description 3
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 3
- 150000007524 organic acids Chemical class 0.000 description 3
- 229940127084 other anti-cancer agent Drugs 0.000 description 3
- 210000001672 ovary Anatomy 0.000 description 3
- 230000003647 oxidation Effects 0.000 description 3
- 238000007254 oxidation reaction Methods 0.000 description 3
- 239000001301 oxygen Substances 0.000 description 3
- 229910052760 oxygen Inorganic materials 0.000 description 3
- 229940081066 picolinic acid Drugs 0.000 description 3
- 239000006187 pill Substances 0.000 description 3
- 125000003386 piperidinyl group Chemical group 0.000 description 3
- BASFCYQUMIYNBI-UHFFFAOYSA-N platinum Chemical compound [Pt] BASFCYQUMIYNBI-UHFFFAOYSA-N 0.000 description 3
- 239000002243 precursor Substances 0.000 description 3
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 3
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 3
- 230000004044 response Effects 0.000 description 3
- 238000004007 reversed phase HPLC Methods 0.000 description 3
- 125000006413 ring segment Chemical group 0.000 description 3
- RYMZZMVNJRMUDD-HGQWONQESA-N simvastatin Chemical compound C([C@H]1[C@@H](C)C=CC2=C[C@H](C)C[C@@H]([C@H]12)OC(=O)C(C)(C)CC)C[C@@H]1C[C@@H](O)CC(=O)O1 RYMZZMVNJRMUDD-HGQWONQESA-N 0.000 description 3
- 239000012279 sodium borohydride Substances 0.000 description 3
- 229910000033 sodium borohydride Inorganic materials 0.000 description 3
- 241000894007 species Species 0.000 description 3
- 239000003381 stabilizer Substances 0.000 description 3
- 229960001603 tamoxifen Drugs 0.000 description 3
- 201000002510 thyroid cancer Diseases 0.000 description 3
- 210000001685 thyroid gland Anatomy 0.000 description 3
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 3
- 210000003932 urinary bladder Anatomy 0.000 description 3
- ZGGHKIMDNBDHJB-NRFPMOEYSA-M (3R,5S)-fluvastatin sodium Chemical compound [Na+].C12=CC=CC=C2N(C(C)C)C(\C=C\[C@@H](O)C[C@@H](O)CC([O-])=O)=C1C1=CC=C(F)C=C1 ZGGHKIMDNBDHJB-NRFPMOEYSA-M 0.000 description 2
- FDKXTQMXEQVLRF-ZHACJKMWSA-N (E)-dacarbazine Chemical compound CN(C)\N=N\c1[nH]cnc1C(N)=O FDKXTQMXEQVLRF-ZHACJKMWSA-N 0.000 description 2
- LKJPYSCBVHEWIU-KRWDZBQOSA-N (R)-bicalutamide Chemical compound C([C@@](O)(C)C(=O)NC=1C=C(C(C#N)=CC=1)C(F)(F)F)S(=O)(=O)C1=CC=C(F)C=C1 LKJPYSCBVHEWIU-KRWDZBQOSA-N 0.000 description 2
- DVJYMPYLFMEZMR-UHFFFAOYSA-N 1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxy-n-[3-(trifluoromethyl)phenyl]benzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=CC(C(F)(F)F)=C1 DVJYMPYLFMEZMR-UHFFFAOYSA-N 0.000 description 2
- NKWCGTOZTHZDHB-UHFFFAOYSA-N 1h-imidazol-1-ium-4-carboxylate Chemical compound OC(=O)C1=CNC=N1 NKWCGTOZTHZDHB-UHFFFAOYSA-N 0.000 description 2
- AXAVXPMQTGXXJZ-UHFFFAOYSA-N 2-aminoacetic acid;2-amino-2-(hydroxymethyl)propane-1,3-diol Chemical compound NCC(O)=O.OCC(N)(CO)CO AXAVXPMQTGXXJZ-UHFFFAOYSA-N 0.000 description 2
- 125000000954 2-hydroxyethyl group Chemical group [H]C([*])([H])C([H])([H])O[H] 0.000 description 2
- BSKHPKMHTQYZBB-UHFFFAOYSA-N 2-methylpyridine Chemical compound CC1=CC=CC=N1 BSKHPKMHTQYZBB-UHFFFAOYSA-N 0.000 description 2
- HLOVIIXYRUTEGO-UHFFFAOYSA-N 4-(4-amino-3-nitrophenoxy)pyridine-2-carbonitrile Chemical compound C1=C([N+]([O-])=O)C(N)=CC=C1OC1=CC=NC(C#N)=C1 HLOVIIXYRUTEGO-UHFFFAOYSA-N 0.000 description 2
- DQCLXPYMTDGXPJ-UHFFFAOYSA-N 4-(methylamino)-3-nitrophenol Chemical compound CNC1=CC=C(O)C=C1[N+]([O-])=O DQCLXPYMTDGXPJ-UHFFFAOYSA-N 0.000 description 2
- QWXFAPRFJIAGPU-UHFFFAOYSA-N 4-chloropyridine-2-carbonyl chloride Chemical compound ClC1=CC(=NC=C1)C(=O)Cl.ClC1=CC(=NC=C1)C(=O)Cl QWXFAPRFJIAGPU-UHFFFAOYSA-N 0.000 description 2
- PLHJCIYEEKOWNM-UHFFFAOYSA-N 6-[amino-(4-chlorophenyl)-(3-methylimidazol-4-yl)methyl]-4-(3-chlorophenyl)-1-methylquinolin-2-one Chemical compound CN1C=NC=C1C(N)(C=1C=C2C(C=3C=C(Cl)C=CC=3)=CC(=O)N(C)C2=CC=1)C1=CC=C(Cl)C=C1 PLHJCIYEEKOWNM-UHFFFAOYSA-N 0.000 description 2
- 101150019464 ARAF gene Proteins 0.000 description 2
- 206010000871 Acute monocytic leukaemia Diseases 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- 238000000035 BCA protein assay Methods 0.000 description 2
- 208000032791 BCR-ABL1 positive chronic myelogenous leukemia Diseases 0.000 description 2
- KZMGYPLQYOPHEL-UHFFFAOYSA-N Boron trifluoride etherate Chemical compound FB(F)F.CCOCC KZMGYPLQYOPHEL-UHFFFAOYSA-N 0.000 description 2
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 2
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical group [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 2
- 102000004127 Cytokines Human genes 0.000 description 2
- 108090000695 Cytokines Proteins 0.000 description 2
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 2
- ROSDSFDQCJNGOL-UHFFFAOYSA-N Dimethylamine Chemical compound CNC ROSDSFDQCJNGOL-UHFFFAOYSA-N 0.000 description 2
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 description 2
- 102000001301 EGF receptor Human genes 0.000 description 2
- 108060006698 EGF receptor Proteins 0.000 description 2
- 238000002965 ELISA Methods 0.000 description 2
- QUSNBJAOOMFDIB-UHFFFAOYSA-N Ethylamine Chemical compound CCN QUSNBJAOOMFDIB-UHFFFAOYSA-N 0.000 description 2
- ZHNUHDYFZUAESO-UHFFFAOYSA-N Formamide Chemical compound NC=O ZHNUHDYFZUAESO-UHFFFAOYSA-N 0.000 description 2
- DHCLVCXQIBBOPH-UHFFFAOYSA-N Glycerol 2-phosphate Chemical compound OCC(CO)OP(O)(O)=O DHCLVCXQIBBOPH-UHFFFAOYSA-N 0.000 description 2
- 101710088172 HTH-type transcriptional regulator RipA Proteins 0.000 description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 2
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 description 2
- 206010021143 Hypoxia Diseases 0.000 description 2
- 206010061598 Immunodeficiency Diseases 0.000 description 2
- 101150040099 MAP2K2 gene Proteins 0.000 description 2
- 229940124647 MEK inhibitor Drugs 0.000 description 2
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 2
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 2
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 2
- AIJULSRZWUXGPQ-UHFFFAOYSA-N Methylglyoxal Chemical compound CC(=O)C=O AIJULSRZWUXGPQ-UHFFFAOYSA-N 0.000 description 2
- 102000029749 Microtubule Human genes 0.000 description 2
- 108091022875 Microtubule Proteins 0.000 description 2
- 208000035489 Monocytic Acute Leukemia Diseases 0.000 description 2
- ZDZOTLJHXYCWBA-VCVYQWHSSA-N N-debenzoyl-N-(tert-butoxycarbonyl)-10-deacetyltaxol Chemical compound O([C@H]1[C@H]2[C@@](C([C@H](O)C3=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)OC(C)(C)C)C=4C=CC=CC=4)C[C@]1(O)C3(C)C)=O)(C)[C@@H](O)C[C@H]1OC[C@]12OC(=O)C)C(=O)C1=CC=CC=C1 ZDZOTLJHXYCWBA-VCVYQWHSSA-N 0.000 description 2
- 238000005481 NMR spectroscopy Methods 0.000 description 2
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 2
- PXHVJJICTQNCMI-UHFFFAOYSA-N Nickel Chemical compound [Ni] PXHVJJICTQNCMI-UHFFFAOYSA-N 0.000 description 2
- 239000000020 Nitrocellulose Substances 0.000 description 2
- JCXJVPUVTGWSNB-UHFFFAOYSA-N Nitrogen dioxide Chemical compound O=[N]=O JCXJVPUVTGWSNB-UHFFFAOYSA-N 0.000 description 2
- 102000043276 Oncogene Human genes 0.000 description 2
- 229910019142 PO4 Inorganic materials 0.000 description 2
- 229930012538 Paclitaxel Natural products 0.000 description 2
- 229940122907 Phosphatase inhibitor Drugs 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- 239000004698 Polyethylene Substances 0.000 description 2
- 239000004743 Polypropylene Substances 0.000 description 2
- 102100038277 Prostaglandin G/H synthase 1 Human genes 0.000 description 2
- 108050003243 Prostaglandin G/H synthase 1 Proteins 0.000 description 2
- 229940124158 Protease/peptidase inhibitor Drugs 0.000 description 2
- 229940079156 Proteasome inhibitor Drugs 0.000 description 2
- 239000012083 RIPA buffer Substances 0.000 description 2
- 241000700159 Rattus Species 0.000 description 2
- 102000007056 Recombinant Fusion Proteins Human genes 0.000 description 2
- 108010008281 Recombinant Fusion Proteins Proteins 0.000 description 2
- 208000006265 Renal cell carcinoma Diseases 0.000 description 2
- RYMZZMVNJRMUDD-UHFFFAOYSA-N SJ000286063 Natural products C12C(OC(=O)C(C)(C)CC)CC(C)C=C2C=CC(C)C1CCC1CC(O)CC(=O)O1 RYMZZMVNJRMUDD-UHFFFAOYSA-N 0.000 description 2
- 229910004298 SiO 2 Inorganic materials 0.000 description 2
- UIRKNQLZZXALBI-MSVGPLKSSA-N Squalamine Chemical compound C([C@@H]1C[C@H]2O)[C@@H](NCCCNCCCCN)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H]([C@H](C)CC[C@H](C(C)C)OS(O)(=O)=O)[C@@]2(C)CC1 UIRKNQLZZXALBI-MSVGPLKSSA-N 0.000 description 2
- UIRKNQLZZXALBI-UHFFFAOYSA-N Squalamine Natural products OC1CC2CC(NCCCNCCCCN)CCC2(C)C2C1C1CCC(C(C)CCC(C(C)C)OS(O)(=O)=O)C1(C)CC2 UIRKNQLZZXALBI-UHFFFAOYSA-N 0.000 description 2
- 229920002472 Starch Polymers 0.000 description 2
- 108010090804 Streptavidin Proteins 0.000 description 2
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 2
- 102000040945 Transcription factor Human genes 0.000 description 2
- 108091023040 Transcription factor Proteins 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 2
- 108060008682 Tumor Necrosis Factor Proteins 0.000 description 2
- XSQUKJJJFZCRTK-UHFFFAOYSA-N Urea Natural products NC(N)=O XSQUKJJJFZCRTK-UHFFFAOYSA-N 0.000 description 2
- 108010053096 Vascular Endothelial Growth Factor Receptor-1 Proteins 0.000 description 2
- 102100033179 Vascular endothelial growth factor receptor 3 Human genes 0.000 description 2
- 230000002378 acidificating effect Effects 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- 239000012190 activator Substances 0.000 description 2
- 239000002671 adjuvant Substances 0.000 description 2
- 125000003342 alkenyl group Chemical group 0.000 description 2
- 125000004414 alkyl thio group Chemical group 0.000 description 2
- SHGAZHPCJJPHSC-YCNIQYBTSA-N all-trans-retinoic acid Chemical compound OC(=O)\C=C(/C)\C=C\C=C(/C)\C=C\C1=C(C)CCCC1(C)C SHGAZHPCJJPHSC-YCNIQYBTSA-N 0.000 description 2
- 229940024606 amino acid Drugs 0.000 description 2
- 230000000259 anti-tumor effect Effects 0.000 description 2
- 238000011319 anticancer therapy Methods 0.000 description 2
- 125000003118 aryl group Chemical group 0.000 description 2
- XMIIGOLPHOKFCH-UHFFFAOYSA-N beta-phenylpropanoic acid Natural products OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 2
- 229960000997 bicalutamide Drugs 0.000 description 2
- 239000000090 biomarker Substances 0.000 description 2
- 235000020958 biotin Nutrition 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 210000000988 bone and bone Anatomy 0.000 description 2
- 150000001649 bromium compounds Chemical class 0.000 description 2
- 230000005907 cancer growth Effects 0.000 description 2
- 125000003739 carbamimidoyl group Chemical group C(N)(=N)* 0.000 description 2
- WNRZHQBJSXRYJK-UHFFFAOYSA-N carboxyamidotriazole Chemical compound NC1=C(C(=O)N)N=NN1CC(C=C1Cl)=CC(Cl)=C1C(=O)C1=CC=C(Cl)C=C1 WNRZHQBJSXRYJK-UHFFFAOYSA-N 0.000 description 2
- 150000001768 cations Chemical class 0.000 description 2
- 229960000590 celecoxib Drugs 0.000 description 2
- RZEKVGVHFLEQIL-UHFFFAOYSA-N celecoxib Chemical compound C1=CC(C)=CC=C1C1=CC(C(F)(F)F)=NN1C1=CC=C(S(N)(=O)=O)C=C1 RZEKVGVHFLEQIL-UHFFFAOYSA-N 0.000 description 2
- 230000003915 cell function Effects 0.000 description 2
- 230000001413 cellular effect Effects 0.000 description 2
- 230000008859 change Effects 0.000 description 2
- 229910052801 chlorine Inorganic materials 0.000 description 2
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 2
- 230000015271 coagulation Effects 0.000 description 2
- 238000005345 coagulation Methods 0.000 description 2
- 239000012141 concentrate Substances 0.000 description 2
- 235000008504 concentrate Nutrition 0.000 description 2
- 239000003246 corticosteroid Substances 0.000 description 2
- 229960001334 corticosteroids Drugs 0.000 description 2
- 239000013078 crystal Substances 0.000 description 2
- 125000004122 cyclic group Chemical group 0.000 description 2
- 239000000824 cytostatic agent Substances 0.000 description 2
- 231100000433 cytotoxic Toxicity 0.000 description 2
- 230000001472 cytotoxic effect Effects 0.000 description 2
- 229960000975 daunorubicin Drugs 0.000 description 2
- 230000003247 decreasing effect Effects 0.000 description 2
- 125000002704 decyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 230000018044 dehydration Effects 0.000 description 2
- 238000006297 dehydration reaction Methods 0.000 description 2
- 230000003009 desulfurizing effect Effects 0.000 description 2
- 230000018109 developmental process Effects 0.000 description 2
- 229960003957 dexamethasone Drugs 0.000 description 2
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 2
- 150000004985 diamines Chemical class 0.000 description 2
- 230000004069 differentiation Effects 0.000 description 2
- 238000004821 distillation Methods 0.000 description 2
- 239000003534 dna topoisomerase inhibitor Substances 0.000 description 2
- 125000003438 dodecyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 238000009510 drug design Methods 0.000 description 2
- 238000009509 drug development Methods 0.000 description 2
- 238000001035 drying Methods 0.000 description 2
- 230000008482 dysregulation Effects 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 229960001842 estramustine Drugs 0.000 description 2
- FRPJXPJMRWBBIH-RBRWEJTLSA-N estramustine Chemical compound ClCCN(CCCl)C(=O)OC1=CC=C2[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 FRPJXPJMRWBBIH-RBRWEJTLSA-N 0.000 description 2
- LIQODXNTTZAGID-OCBXBXKTSA-N etoposide phosphate Chemical compound COC1=C(OP(O)(O)=O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 LIQODXNTTZAGID-OCBXBXKTSA-N 0.000 description 2
- 238000011156 evaluation Methods 0.000 description 2
- 230000020764 fibrinolysis Effects 0.000 description 2
- DBEPLOCGEIEOCV-WSBQPABSSA-N finasteride Chemical compound N([C@@H]1CC2)C(=O)C=C[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H](C(=O)NC(C)(C)C)[C@@]2(C)CC1 DBEPLOCGEIEOCV-WSBQPABSSA-N 0.000 description 2
- 229960004039 finasteride Drugs 0.000 description 2
- 239000012530 fluid Substances 0.000 description 2
- MKXKFYHWDHIYRV-UHFFFAOYSA-N flutamide Chemical compound CC(C)C(=O)NC1=CC=C([N+]([O-])=O)C(C(F)(F)F)=C1 MKXKFYHWDHIYRV-UHFFFAOYSA-N 0.000 description 2
- 229960002074 flutamide Drugs 0.000 description 2
- 230000006870 function Effects 0.000 description 2
- 239000000499 gel Substances 0.000 description 2
- 230000003394 haemopoietic effect Effects 0.000 description 2
- 201000005787 hematologic cancer Diseases 0.000 description 2
- 229960002897 heparin Drugs 0.000 description 2
- 229920000669 heparin Polymers 0.000 description 2
- 238000000265 homogenisation Methods 0.000 description 2
- 125000001183 hydrocarbyl group Chemical group 0.000 description 2
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 2
- 230000007954 hypoxia Effects 0.000 description 2
- 239000000367 immunologic factor Substances 0.000 description 2
- 238000000099 in vitro assay Methods 0.000 description 2
- 238000011065 in-situ storage Methods 0.000 description 2
- 150000004694 iodide salts Chemical class 0.000 description 2
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 2
- 238000002955 isolation Methods 0.000 description 2
- 238000000021 kinase assay Methods 0.000 description 2
- 150000002632 lipids Chemical class 0.000 description 2
- 238000004811 liquid chromatography Methods 0.000 description 2
- 229960004844 lovastatin Drugs 0.000 description 2
- QLJODMDSTUBWDW-UHFFFAOYSA-N lovastatin hydroxy acid Natural products C1=CC(C)C(CCC(O)CC(O)CC(O)=O)C2C(OC(=O)C(C)CC)CC(C)C=C21 QLJODMDSTUBWDW-UHFFFAOYSA-N 0.000 description 2
- 239000012139 lysis buffer Substances 0.000 description 2
- 235000019359 magnesium stearate Nutrition 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- NUJOXMJBOLGQSY-UHFFFAOYSA-N manganese dioxide Chemical compound O=[Mn]=O NUJOXMJBOLGQSY-UHFFFAOYSA-N 0.000 description 2
- 208000000516 mast-cell leukemia Diseases 0.000 description 2
- 238000002844 melting Methods 0.000 description 2
- 210000004688 microtubule Anatomy 0.000 description 2
- 231100000782 microtubule inhibitor Toxicity 0.000 description 2
- 239000003226 mitogen Substances 0.000 description 2
- 239000002829 mitogen activated protein kinase inhibitor Substances 0.000 description 2
- 230000008600 mitotic progression Effects 0.000 description 2
- 229960001156 mitoxantrone Drugs 0.000 description 2
- KKZJGLLVHKMTCM-UHFFFAOYSA-N mitoxantrone Chemical compound O=C1C2=C(O)C=CC(O)=C2C(=O)C2=C1C(NCCNCCO)=CC=C2NCCNCCO KKZJGLLVHKMTCM-UHFFFAOYSA-N 0.000 description 2
- 238000002156 mixing Methods 0.000 description 2
- 230000004048 modification Effects 0.000 description 2
- 238000012986 modification Methods 0.000 description 2
- 238000012544 monitoring process Methods 0.000 description 2
- 201000005328 monoclonal gammopathy of uncertain significance Diseases 0.000 description 2
- 201000000050 myeloid neoplasm Diseases 0.000 description 2
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 2
- CJDJJOWEZGXYKJ-UHFFFAOYSA-N n-[4-(2-cyanopyridin-4-yl)oxy-2-nitrophenyl]-2,2,2-trifluoro-n-methylacetamide Chemical compound C1=C([N+]([O-])=O)C(N(C(=O)C(F)(F)F)C)=CC=C1OC1=CC=NC(C#N)=C1 CJDJJOWEZGXYKJ-UHFFFAOYSA-N 0.000 description 2
- PCGQGGGROXJTNP-UHFFFAOYSA-N n-[4-chloro-3-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(Cl)C(C(F)(F)F)=C1 PCGQGGGROXJTNP-UHFFFAOYSA-N 0.000 description 2
- CQGJWPNMUUWFGQ-UHFFFAOYSA-N n-methyl-2-nitro-4-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxyaniline Chemical compound C1=C([N+]([O-])=O)C(NC)=CC=C1OC1=CC=NC(C=2NC(=CN=2)C(F)(F)F)=C1 CQGJWPNMUUWFGQ-UHFFFAOYSA-N 0.000 description 2
- VBEGHXKAFSLLGE-UHFFFAOYSA-N n-phenylnitramide Chemical compound [O-][N+](=O)NC1=CC=CC=C1 VBEGHXKAFSLLGE-UHFFFAOYSA-N 0.000 description 2
- 230000014399 negative regulation of angiogenesis Effects 0.000 description 2
- 235000001968 nicotinic acid Nutrition 0.000 description 2
- 239000011664 nicotinic acid Substances 0.000 description 2
- 229920001220 nitrocellulos Polymers 0.000 description 2
- 239000000346 nonvolatile oil Substances 0.000 description 2
- 230000006548 oncogenic transformation Effects 0.000 description 2
- 238000011275 oncology therapy Methods 0.000 description 2
- 235000005985 organic acids Nutrition 0.000 description 2
- 239000007800 oxidant agent Substances 0.000 description 2
- 229960001592 paclitaxel Drugs 0.000 description 2
- 230000008506 pathogenesis Effects 0.000 description 2
- 239000000137 peptide hydrolase inhibitor Substances 0.000 description 2
- 239000010452 phosphate Substances 0.000 description 2
- 125000002467 phosphate group Chemical group [H]OP(=O)(O[H])O[*] 0.000 description 2
- 150000003904 phospholipids Chemical class 0.000 description 2
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 2
- 230000000704 physical effect Effects 0.000 description 2
- 229910052697 platinum Inorganic materials 0.000 description 2
- 229920002401 polyacrylamide Polymers 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 229920001155 polypropylene Polymers 0.000 description 2
- 238000010837 poor prognosis Methods 0.000 description 2
- IOLCXVTUBQKXJR-UHFFFAOYSA-M potassium bromide Chemical compound [K+].[Br-] IOLCXVTUBQKXJR-UHFFFAOYSA-M 0.000 description 2
- TUZYXOIXSAXUGO-PZAWKZKUSA-N pravastatin Chemical compound C1=C[C@H](C)[C@H](CC[C@@H](O)C[C@@H](O)CC(O)=O)[C@H]2[C@@H](OC(=O)[C@@H](C)CC)C[C@H](O)C=C21 TUZYXOIXSAXUGO-PZAWKZKUSA-N 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- 210000002307 prostate Anatomy 0.000 description 2
- 239000003207 proteasome inhibitor Substances 0.000 description 2
- 238000010814 radioimmunoprecipitation assay Methods 0.000 description 2
- GZUITABIAKMVPG-UHFFFAOYSA-N raloxifene Chemical compound C1=CC(O)=CC=C1C1=C(C(=O)C=2C=CC(OCCN3CCCCC3)=CC=2)C2=CC=C(O)C=C2S1 GZUITABIAKMVPG-UHFFFAOYSA-N 0.000 description 2
- 229960004622 raloxifene Drugs 0.000 description 2
- 108700042226 ras Genes Proteins 0.000 description 2
- 238000011160 research Methods 0.000 description 2
- 230000002441 reversible effect Effects 0.000 description 2
- 238000007363 ring formation reaction Methods 0.000 description 2
- RZJQGNCSTQAWON-UHFFFAOYSA-N rofecoxib Chemical compound C1=CC(S(=O)(=O)C)=CC=C1C1=C(C=2C=CC=CC=2)C(=O)OC1 RZJQGNCSTQAWON-UHFFFAOYSA-N 0.000 description 2
- 229920006395 saturated elastomer Polymers 0.000 description 2
- 238000013207 serial dilution Methods 0.000 description 2
- 239000000741 silica gel Substances 0.000 description 2
- 229910002027 silica gel Inorganic materials 0.000 description 2
- 239000000377 silicon dioxide Substances 0.000 description 2
- 229960002855 simvastatin Drugs 0.000 description 2
- 235000020183 skimmed milk Nutrition 0.000 description 2
- 150000003384 small molecules Chemical class 0.000 description 2
- 229910052708 sodium Inorganic materials 0.000 description 2
- 239000001632 sodium acetate Substances 0.000 description 2
- 235000017281 sodium acetate Nutrition 0.000 description 2
- 239000011780 sodium chloride Substances 0.000 description 2
- 239000007909 solid dosage form Substances 0.000 description 2
- 230000000392 somatic effect Effects 0.000 description 2
- 229950001248 squalamine Drugs 0.000 description 2
- 239000008107 starch Substances 0.000 description 2
- 235000019698 starch Nutrition 0.000 description 2
- 230000000638 stimulation Effects 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-N succinic acid Chemical compound OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 2
- 229910052717 sulfur Inorganic materials 0.000 description 2
- 239000011593 sulfur Substances 0.000 description 2
- 125000004434 sulfur atom Chemical group 0.000 description 2
- 230000007755 survival signaling Effects 0.000 description 2
- 239000000375 suspending agent Substances 0.000 description 2
- 230000002459 sustained effect Effects 0.000 description 2
- 238000010189 synthetic method Methods 0.000 description 2
- RCINICONZNJXQF-MZXODVADSA-N taxol Chemical compound O([C@@H]1[C@@]2(C[C@@H](C(C)=C(C2(C)C)[C@H](C([C@]2(C)[C@@H](O)C[C@H]3OC[C@]3([C@H]21)OC(C)=O)=O)OC(=O)C)OC(=O)[C@H](O)[C@@H](NC(=O)C=1C=CC=CC=1)C=1C=CC=CC=1)O)C(=O)C1=CC=CC=C1 RCINICONZNJXQF-MZXODVADSA-N 0.000 description 2
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 2
- NHGXDBSUJJNIRV-UHFFFAOYSA-M tetrabutylammonium chloride Chemical compound [Cl-].CCCC[N+](CCCC)(CCCC)CCCC NHGXDBSUJJNIRV-UHFFFAOYSA-M 0.000 description 2
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 2
- 201000003896 thanatophoric dysplasia Diseases 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- 238000004809 thin layer chromatography Methods 0.000 description 2
- 230000036962 time dependent Effects 0.000 description 2
- 229940044693 topoisomerase inhibitor Drugs 0.000 description 2
- 231100000419 toxicity Toxicity 0.000 description 2
- 230000001988 toxicity Effects 0.000 description 2
- 230000002103 transcriptional effect Effects 0.000 description 2
- 230000009466 transformation Effects 0.000 description 2
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 2
- 230000005747 tumor angiogenesis Effects 0.000 description 2
- 239000005483 tyrosine kinase inhibitor Substances 0.000 description 2
- 229940121358 tyrosine kinase inhibitor Drugs 0.000 description 2
- 125000001493 tyrosinyl group Chemical group [H]OC1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 2
- 241000701447 unidentified baculovirus Species 0.000 description 2
- 238000011144 upstream manufacturing Methods 0.000 description 2
- 238000003828 vacuum filtration Methods 0.000 description 2
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 2
- 229920002554 vinyl polymer Polymers 0.000 description 2
- 239000011534 wash buffer Substances 0.000 description 2
- 239000000080 wetting agent Substances 0.000 description 2
- BMKDZUISNHGIBY-ZETCQYMHSA-N (+)-dexrazoxane Chemical compound C([C@H](C)N1CC(=O)NC(=O)C1)N1CC(=O)NC(=O)C1 BMKDZUISNHGIBY-ZETCQYMHSA-N 0.000 description 1
- DNIAPMSPPWPWGF-VKHMYHEASA-N (+)-propylene glycol Chemical compound C[C@H](O)CO DNIAPMSPPWPWGF-VKHMYHEASA-N 0.000 description 1
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 1
- USYHIIHUJPBCQG-UHFFFAOYSA-N (2-chloroacetyl)-[5-methoxy-4-[2-methyl-3-(3-methylbut-2-enyl)oxiran-2-yl]-1-oxaspiro[2.5]octan-6-yl]carbamic acid Chemical compound O1C(CC=C(C)C)C1(C)C1C(OC)C(N(C(O)=O)C(=O)CCl)CCC21CO2 USYHIIHUJPBCQG-UHFFFAOYSA-N 0.000 description 1
- HBUBKKRHXORPQB-FJFJXFQQSA-N (2R,3S,4S,5R)-2-(6-amino-2-fluoro-9-purinyl)-5-(hydroxymethyl)oxolane-3,4-diol Chemical compound C1=NC=2C(N)=NC(F)=NC=2N1[C@@H]1O[C@H](CO)[C@@H](O)[C@@H]1O HBUBKKRHXORPQB-FJFJXFQQSA-N 0.000 description 1
- XMAYWYJOQHXEEK-OZXSUGGESA-N (2R,4S)-ketoconazole Chemical compound C1CN(C(=O)C)CCN1C(C=C1)=CC=C1OC[C@@H]1O[C@@](CN2C=NC=C2)(C=2C(=CC(Cl)=CC=2)Cl)OC1 XMAYWYJOQHXEEK-OZXSUGGESA-N 0.000 description 1
- LNAZSHAWQACDHT-XIYTZBAFSA-N (2r,3r,4s,5r,6s)-4,5-dimethoxy-2-(methoxymethyl)-3-[(2s,3r,4s,5r,6r)-3,4,5-trimethoxy-6-(methoxymethyl)oxan-2-yl]oxy-6-[(2r,3r,4s,5r,6r)-4,5,6-trimethoxy-2-(methoxymethyl)oxan-3-yl]oxyoxane Chemical compound CO[C@@H]1[C@@H](OC)[C@H](OC)[C@@H](COC)O[C@H]1O[C@H]1[C@H](OC)[C@@H](OC)[C@H](O[C@H]2[C@@H]([C@@H](OC)[C@H](OC)O[C@@H]2COC)OC)O[C@@H]1COC LNAZSHAWQACDHT-XIYTZBAFSA-N 0.000 description 1
- ZUQBAQVRAURMCL-DOMZBBRYSA-N (2s)-2-[[4-[2-[(6r)-2-amino-4-oxo-5,6,7,8-tetrahydro-1h-pyrido[2,3-d]pyrimidin-6-yl]ethyl]benzoyl]amino]pentanedioic acid Chemical compound C([C@@H]1CC=2C(=O)N=C(NC=2NC1)N)CC1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 ZUQBAQVRAURMCL-DOMZBBRYSA-N 0.000 description 1
- XSAKVDNHFRWJKS-IIZANFQQSA-N (2s)-n-benzyl-1-[(2s)-1-[(2s)-2-[[(2s)-2-[[(2s)-2-(dimethylamino)-3-methylbutanoyl]amino]-3-methylbutanoyl]-methylamino]-3-methylbutanoyl]pyrrolidine-2-carbonyl]pyrrolidine-2-carboxamide Chemical compound CC(C)[C@H](N(C)C)C(=O)N[C@@H](C(C)C)C(=O)N(C)[C@@H](C(C)C)C(=O)N1CCC[C@H]1C(=O)N1[C@H](C(=O)NCC=2C=CC=CC=2)CCC1 XSAKVDNHFRWJKS-IIZANFQQSA-N 0.000 description 1
- YUXKOWPNKJSTPQ-AXWWPMSFSA-N (2s,3r)-2-amino-3-hydroxybutanoic acid;(2s)-2-amino-3-hydroxypropanoic acid Chemical compound OC[C@H](N)C(O)=O.C[C@@H](O)[C@H](N)C(O)=O YUXKOWPNKJSTPQ-AXWWPMSFSA-N 0.000 description 1
- PSVUJBVBCOISSP-SPFKKGSWSA-N (2s,3r,4s,5s,6r)-2-bis(2-chloroethylamino)phosphoryloxy-6-(hydroxymethyl)oxane-3,4,5-triol Chemical compound OC[C@H]1O[C@@H](OP(=O)(NCCCl)NCCCl)[C@H](O)[C@@H](O)[C@@H]1O PSVUJBVBCOISSP-SPFKKGSWSA-N 0.000 description 1
- ZKSNZYLCOXUJIR-VOKUKXJJSA-N (5s,5ar,8ar,9r)-5-[[(2r,4ar,6r,7r,8r,8as)-7-(dimethylamino)-8-hydroxy-2-methyl-4,4a,6,7,8,8a-hexahydropyrano[3,2-d][1,3]dioxin-6-yl]oxy]-9-(4-hydroxy-3,5-dimethoxyphenyl)-5a,6,8a,9-tetrahydro-5h-[2]benzofuro[6,5-f][1,3]benzodioxol-8-one Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)N(C)C)[C@@H]3[C@@H]2C(OC3)=O)=C1 ZKSNZYLCOXUJIR-VOKUKXJJSA-N 0.000 description 1
- DLROLUIVVKTFPW-LVEBQJTPSA-N (5s,5as,8ar,9r)-9-(4-hydroxy-3,5-dimethoxyphenyl)-5-(4-nitroanilino)-5a,6,8a,9-tetrahydro-5h-[2]benzofuro[5,6-f][1,3]benzodioxol-8-one Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](NC=3C=CC(=CC=3)[N+]([O-])=O)[C@@H]3[C@@H]2C(OC3)=O)=C1 DLROLUIVVKTFPW-LVEBQJTPSA-N 0.000 description 1
- WTSKMKRYHATLLL-UHFFFAOYSA-N (6-benzoyloxy-3-cyanopyridin-2-yl) 3-[3-(ethoxymethyl)-5-fluoro-2,6-dioxopyrimidine-1-carbonyl]benzoate Chemical compound O=C1N(COCC)C=C(F)C(=O)N1C(=O)C1=CC=CC(C(=O)OC=2C(=CC=C(OC(=O)C=3C=CC=CC=3)N=2)C#N)=C1 WTSKMKRYHATLLL-UHFFFAOYSA-N 0.000 description 1
- BSRQHWFOFMAZRL-BODGVHBXSA-N (7s,9s)-7-[(2r,4s,5s,6s)-5-[(2s,4s,5s,6s)-4-amino-5-hydroxy-6-methyloxan-2-yl]oxy-4-hydroxy-6-methyloxan-2-yl]oxy-6,9,11-trihydroxy-9-(2-hydroxyacetyl)-8,10-dihydro-7h-tetracene-5,12-dione;hydron;chloride Chemical compound Cl.C1[C@H](N)[C@H](O)[C@H](C)O[C@H]1O[C@H]1[C@@H](O)C[C@H](O[C@@H]2C3=C(O)C=4C(=O)C5=CC=CC=C5C(=O)C=4C(O)=C3C[C@](O)(C2)C(=O)CO)O[C@H]1C BSRQHWFOFMAZRL-BODGVHBXSA-N 0.000 description 1
- FPVKHBSQESCIEP-UHFFFAOYSA-N (8S)-3-(2-deoxy-beta-D-erythro-pentofuranosyl)-3,6,7,8-tetrahydroimidazo[4,5-d][1,3]diazepin-8-ol Natural products C1C(O)C(CO)OC1N1C(NC=NCC2O)=C2N=C1 FPVKHBSQESCIEP-UHFFFAOYSA-N 0.000 description 1
- 125000004400 (C1-C12) alkyl group Chemical group 0.000 description 1
- WRIDQFICGBMAFQ-UHFFFAOYSA-N (E)-8-Octadecenoic acid Natural products CCCCCCCCCC=CCCCCCCC(O)=O WRIDQFICGBMAFQ-UHFFFAOYSA-N 0.000 description 1
- MIOPJNTWMNEORI-GMSGAONNSA-N (S)-camphorsulfonic acid Chemical compound C1C[C@@]2(CS(O)(=O)=O)C(=O)C[C@@H]1C2(C)C MIOPJNTWMNEORI-GMSGAONNSA-N 0.000 description 1
- ZGNLFUXWZJGETL-YUSKDDKASA-N (Z)-[(2S)-2-amino-2-carboxyethyl]-hydroxyimino-oxidoazanium Chemical compound N[C@@H](C\[N+]([O-])=N\O)C(O)=O ZGNLFUXWZJGETL-YUSKDDKASA-N 0.000 description 1
- 108091032973 (ribonucleotides)n+m Proteins 0.000 description 1
- KPZGRMZPZLOPBS-UHFFFAOYSA-N 1,3-dichloro-2,2-bis(chloromethyl)propane Chemical compound ClCC(CCl)(CCl)CCl KPZGRMZPZLOPBS-UHFFFAOYSA-N 0.000 description 1
- YPFDHNVEDLHUCE-UHFFFAOYSA-N 1,3-propanediol Substances OCCCO YPFDHNVEDLHUCE-UHFFFAOYSA-N 0.000 description 1
- HJTAZXHBEBIQQX-UHFFFAOYSA-N 1,5-bis(chloromethyl)naphthalene Chemical compound C1=CC=C2C(CCl)=CC=CC2=C1CCl HJTAZXHBEBIQQX-UHFFFAOYSA-N 0.000 description 1
- VAMFSFIPDOODFH-UHFFFAOYSA-N 1-(3,4-dichlorophenyl)-3-(2,3-dihydro-1-benzofuran-5-ylsulfonyl)urea Chemical compound C1=C(Cl)C(Cl)=CC=C1NC(=O)NS(=O)(=O)C1=CC=C(OCC2)C2=C1 VAMFSFIPDOODFH-UHFFFAOYSA-N 0.000 description 1
- MZNMZWZGUGFQJP-UHFFFAOYSA-N 1-[11-(dodecylamino)-10-hydroxyundecyl]-3,7-dimethylpurine-2,6-dione Chemical compound O=C1N(CCCCCCCCCC(O)CNCCCCCCCCCCCC)C(=O)N(C)C2=C1N(C)C=N2 MZNMZWZGUGFQJP-UHFFFAOYSA-N 0.000 description 1
- NAUVRZPTOJDWNX-UHFFFAOYSA-N 1-[3-(trifluoromethyl)phenyl]propane-1,2-dione Chemical compound CC(=O)C(=O)C1=CC=CC(C(F)(F)F)=C1 NAUVRZPTOJDWNX-UHFFFAOYSA-N 0.000 description 1
- FAKCECCBNBDCNE-UHFFFAOYSA-N 1-[4-(trifluoromethyl)phenyl]propane-1,2-dione Chemical compound CC(=O)C(=O)C1=CC=C(C(F)(F)F)C=C1 FAKCECCBNBDCNE-UHFFFAOYSA-N 0.000 description 1
- AHFPRSSHNSGRCU-UHFFFAOYSA-N 1-chloro-4-isothiocyanato-2-(trifluoromethyl)benzene Chemical compound FC(F)(F)C1=CC(N=C=S)=CC=C1Cl AHFPRSSHNSGRCU-UHFFFAOYSA-N 0.000 description 1
- MZZVFXMTZTVUFO-UHFFFAOYSA-N 1-chloro-4-isothiocyanatobenzene Chemical compound ClC1=CC=C(N=C=S)C=C1 MZZVFXMTZTVUFO-UHFFFAOYSA-N 0.000 description 1
- VFWCMGCRMGJXDK-UHFFFAOYSA-N 1-chlorobutane Chemical compound CCCCCl VFWCMGCRMGJXDK-UHFFFAOYSA-N 0.000 description 1
- VUQPJRPDRDVQMN-UHFFFAOYSA-N 1-chlorooctadecane Chemical class CCCCCCCCCCCCCCCCCCCl VUQPJRPDRDVQMN-UHFFFAOYSA-N 0.000 description 1
- FRMFJQIVPNSSPX-UHFFFAOYSA-N 1-ethyl-3-isothiocyanatobenzene Chemical compound CCC1=CC=CC(N=C=S)=C1 FRMFJQIVPNSSPX-UHFFFAOYSA-N 0.000 description 1
- XXLWCGRHJFEMQH-UHFFFAOYSA-N 1-ethyl-4-isothiocyanatobenzene Chemical compound CCC1=CC=C(N=C=S)C=C1 XXLWCGRHJFEMQH-UHFFFAOYSA-N 0.000 description 1
- QBKIGUJFPYMZPS-UHFFFAOYSA-N 1-fluoro-4-isothiocyanato-2-(trifluoromethyl)benzene Chemical compound FC1=CC=C(N=C=S)C=C1C(F)(F)F QBKIGUJFPYMZPS-UHFFFAOYSA-N 0.000 description 1
- GFEPANUKFYVALF-UHFFFAOYSA-N 1-isothiocyanato-3-(trifluoromethyl)benzene Chemical compound FC(F)(F)C1=CC=CC(N=C=S)=C1 GFEPANUKFYVALF-UHFFFAOYSA-N 0.000 description 1
- JKSZUQPHKOPVHF-UHFFFAOYSA-N 1-isothiocyanato-4-(trifluoromethoxy)benzene Chemical compound FC(F)(F)OC1=CC=C(N=C=S)C=C1 JKSZUQPHKOPVHF-UHFFFAOYSA-N 0.000 description 1
- SDTORDSXCYSNTD-UHFFFAOYSA-N 1-methoxy-4-[(4-methoxyphenyl)methoxymethyl]benzene Chemical class C1=CC(OC)=CC=C1COCC1=CC=C(OC)C=C1 SDTORDSXCYSNTD-UHFFFAOYSA-N 0.000 description 1
- BVQVLAIMHVDZEL-UHFFFAOYSA-N 1-phenyl-1,2-propanedione Chemical compound CC(=O)C(=O)C1=CC=CC=C1 BVQVLAIMHVDZEL-UHFFFAOYSA-N 0.000 description 1
- OCGNNCBNRBTUCG-UHFFFAOYSA-N 1-tert-butyl-4-isothiocyanatobenzene Chemical compound CC(C)(C)C1=CC=C(N=C=S)C=C1 OCGNNCBNRBTUCG-UHFFFAOYSA-N 0.000 description 1
- ROZCIVXTLACYNY-UHFFFAOYSA-N 2,3,4,5,6-pentafluoro-n-(3-fluoro-4-methoxyphenyl)benzenesulfonamide Chemical compound C1=C(F)C(OC)=CC=C1NS(=O)(=O)C1=C(F)C(F)=C(F)C(F)=C1F ROZCIVXTLACYNY-UHFFFAOYSA-N 0.000 description 1
- 125000003870 2-(1-piperidinyl)ethoxy group Chemical group [*]OC([H])([H])C([H])([H])N1C([H])([H])C([H])([H])C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- UEJJHQNACJXSKW-UHFFFAOYSA-N 2-(2,6-dioxopiperidin-3-yl)-1H-isoindole-1,3(2H)-dione Chemical compound O=C1C2=CC=CC=C2C(=O)N1C1CCC(=O)NC1=O UEJJHQNACJXSKW-UHFFFAOYSA-N 0.000 description 1
- GFMMXOIFOQCCGU-UHFFFAOYSA-N 2-(2-chloro-4-iodoanilino)-N-(cyclopropylmethoxy)-3,4-difluorobenzamide Chemical compound C=1C=C(I)C=C(Cl)C=1NC1=C(F)C(F)=CC=C1C(=O)NOCC1CC1 GFMMXOIFOQCCGU-UHFFFAOYSA-N 0.000 description 1
- XWNJMSJGJFSGRY-UHFFFAOYSA-N 2-(benzylamino)-3,7-dihydropurin-6-one Chemical compound N1C=2N=CNC=2C(=O)N=C1NCC1=CC=CC=C1 XWNJMSJGJFSGRY-UHFFFAOYSA-N 0.000 description 1
- CPHXLFKIUVVIOQ-UHFFFAOYSA-N 2-(trifluoromethoxy)benzaldehyde Chemical group FC(F)(F)OC1=CC=CC=C1C=O CPHXLFKIUVVIOQ-UHFFFAOYSA-N 0.000 description 1
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 1
- 125000000022 2-aminoethyl group Chemical group [H]C([*])([H])C([H])([H])N([H])[H] 0.000 description 1
- KWIPUXXIFQQMKN-UHFFFAOYSA-N 2-azaniumyl-3-(4-cyanophenyl)propanoate Chemical compound OC(=O)C(N)CC1=CC=C(C#N)C=C1 KWIPUXXIFQQMKN-UHFFFAOYSA-N 0.000 description 1
- IQHSSYROJYPFDV-UHFFFAOYSA-N 2-bromo-1,3-dichloro-5-(trifluoromethyl)benzene Chemical group FC(F)(F)C1=CC(Cl)=C(Br)C(Cl)=C1 IQHSSYROJYPFDV-UHFFFAOYSA-N 0.000 description 1
- BNGPVKSKKYIJCR-UHFFFAOYSA-N 2-chloro-1,3-dimethylimidazolidine;hydrochloride Chemical compound [Cl-].CN1CC[NH+](C)C1Cl BNGPVKSKKYIJCR-UHFFFAOYSA-N 0.000 description 1
- RVHOBHMAPRVOLO-UHFFFAOYSA-N 2-ethylbutanedioic acid Chemical class CCC(C(O)=O)CC(O)=O RVHOBHMAPRVOLO-UHFFFAOYSA-N 0.000 description 1
- 229940080296 2-naphthalenesulfonate Drugs 0.000 description 1
- WMPPDTMATNBGJN-UHFFFAOYSA-N 2-phenylethylbromide Chemical class BrCCC1=CC=CC=C1 WMPPDTMATNBGJN-UHFFFAOYSA-N 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- SYLABBNLHCTJEF-UHFFFAOYSA-N 2-pyridin-2-yloxy-1h-benzimidazole Chemical class N=1C2=CC=CC=C2NC=1OC1=CC=CC=N1 SYLABBNLHCTJEF-UHFFFAOYSA-N 0.000 description 1
- LQJBNNIYVWPHFW-UHFFFAOYSA-N 20:1omega9c fatty acid Natural products CCCCCCCCCCC=CCCCCCCCC(O)=O LQJBNNIYVWPHFW-UHFFFAOYSA-N 0.000 description 1
- FFRFGVHNKJYNOV-DOVUUNBWSA-N 3',4'-Anhydrovinblastine Chemical compound C([C@@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](OC(C)=O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(=O)OC)N3C)C=2)OC)C=C(C2)CC)N2CCC2=C1NC1=CC=CC=C21 FFRFGVHNKJYNOV-DOVUUNBWSA-N 0.000 description 1
- HEPPAPZASXFWTB-UHFFFAOYSA-N 3,3-dibromo-1,1,1-trifluoropropan-2-one Chemical compound FC(F)(F)C(=O)C(Br)Br HEPPAPZASXFWTB-UHFFFAOYSA-N 0.000 description 1
- IXQVJUYUVKCNOQ-UHFFFAOYSA-N 3-(4-fluoro-3-isothiocyanatophenyl)pyridine Chemical compound C1=C(N=C=S)C(F)=CC=C1C1=CC=CN=C1 IXQVJUYUVKCNOQ-UHFFFAOYSA-N 0.000 description 1
- WUWDLXZGHZSWQZ-UHFFFAOYSA-N 3-[(3,5-dimethyl-1H-pyrrol-2-yl)methylidene]-1H-indol-2-one Chemical compound N1C(C)=CC(C)=C1C=C1C2=CC=CC=C2NC1=O WUWDLXZGHZSWQZ-UHFFFAOYSA-N 0.000 description 1
- WEVYNIUIFUYDGI-UHFFFAOYSA-N 3-[6-[4-(trifluoromethoxy)anilino]-4-pyrimidinyl]benzamide Chemical compound NC(=O)C1=CC=CC(C=2N=CN=C(NC=3C=CC(OC(F)(F)F)=CC=3)C=2)=C1 WEVYNIUIFUYDGI-UHFFFAOYSA-N 0.000 description 1
- ZRPLANDPDWYOMZ-UHFFFAOYSA-N 3-cyclopentylpropionic acid Chemical compound OC(=O)CCC1CCCC1 ZRPLANDPDWYOMZ-UHFFFAOYSA-N 0.000 description 1
- XMIIGOLPHOKFCH-UHFFFAOYSA-M 3-phenylpropionate Chemical compound [O-]C(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-M 0.000 description 1
- JLMYLCWVYAZEPB-UHFFFAOYSA-N 4-(4-fluoro-3-isothiocyanatophenyl)pyridine Chemical compound C1=C(N=C=S)C(F)=CC=C1C1=CC=NC=C1 JLMYLCWVYAZEPB-UHFFFAOYSA-N 0.000 description 1
- DWQBCCCKZWNIRH-UHFFFAOYSA-N 4-[2-(4-fluoroanilino)-1-methylbenzimidazol-5-yl]oxypyridine-2-carbonitrile Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C#N)=CC=C2N(C)C=1NC1=CC=C(F)C=C1 DWQBCCCKZWNIRH-UHFFFAOYSA-N 0.000 description 1
- QGGSMUFVFLIKDO-UHFFFAOYSA-N 4-[3-amino-4-(methylamino)phenoxy]pyridine-2-carbonitrile Chemical compound C1=C(N)C(NC)=CC=C1OC1=CC=NC(C#N)=C1 QGGSMUFVFLIKDO-UHFFFAOYSA-N 0.000 description 1
- WTWNAWPQCMHEGE-UHFFFAOYSA-N 4-[4-(methylamino)-3-nitrophenoxy]pyridine-2-carbaldehyde Chemical compound C1=C([N+]([O-])=O)C(NC)=CC=C1OC1=CC=NC(C=O)=C1 WTWNAWPQCMHEGE-UHFFFAOYSA-N 0.000 description 1
- OZBUFFXESDBEHG-FXILSDISSA-N 4-[[(2e,4e,6e,8e)-3,7-dimethyl-9-(2,6,6-trimethylcyclohexen-1-yl)nona-2,4,6,8-tetraenoyl]amino]benzoic acid Chemical compound C=1C=C(C(O)=O)C=CC=1NC(=O)\C=C(/C)\C=C\C=C(/C)\C=C\C1=C(C)CCCC1(C)C OZBUFFXESDBEHG-FXILSDISSA-N 0.000 description 1
- WLVHBBPXDUBYFM-UHFFFAOYSA-N 4-[[3-[[4-(2-oxopyridin-1-yl)phenyl]methyl]imidazol-4-yl]methyl]benzonitrile Chemical compound O=C1C=CC=CN1C(C=C1)=CC=C1CN1C(CC=2C=CC(=CC=2)C#N)=CN=C1 WLVHBBPXDUBYFM-UHFFFAOYSA-N 0.000 description 1
- GFFXZLZWLOBBLO-BWVDBABLSA-N 4-amino-1-[(2r,4s,5r)-3-(fluoromethylidene)-4-hydroxy-5-(hydroxymethyl)oxolan-2-yl]pyrimidin-2-one Chemical compound O=C1N=C(N)C=CN1[C@H]1C(=CF)[C@H](O)[C@@H](CO)O1 GFFXZLZWLOBBLO-BWVDBABLSA-N 0.000 description 1
- PULHLIOPJXPGJN-BWVDBABLSA-N 4-amino-1-[(2r,4s,5r)-4-hydroxy-5-(hydroxymethyl)-3-methylideneoxolan-2-yl]pyrimidin-2-one Chemical compound O=C1N=C(N)C=CN1[C@H]1C(=C)[C@H](O)[C@@H](CO)O1 PULHLIOPJXPGJN-BWVDBABLSA-N 0.000 description 1
- TVZGACDUOSZQKY-LBPRGKRZSA-N 4-aminofolic acid Chemical compound C1=NC2=NC(N)=NC(N)=C2N=C1CNC1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 TVZGACDUOSZQKY-LBPRGKRZSA-N 0.000 description 1
- NNRGUMVVFZVVOT-UHFFFAOYSA-N 4-chloro-2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridine Chemical compound N1C(C(F)(F)F)=CN=C1C1=CC(Cl)=CC=N1 NNRGUMVVFZVVOT-UHFFFAOYSA-N 0.000 description 1
- NNMYRMGMVLMQAY-UHFFFAOYSA-N 4-chloropyridine-2-carboxylic acid Chemical compound OC(=O)C1=CC(Cl)=CC=N1 NNMYRMGMVLMQAY-UHFFFAOYSA-N 0.000 description 1
- 125000004199 4-trifluoromethylphenyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1*)C(F)(F)F 0.000 description 1
- LGZKGOGODCLQHG-CYBMUJFWSA-N 5-[(2r)-2-hydroxy-2-(3,4,5-trimethoxyphenyl)ethyl]-2-methoxyphenol Chemical compound C1=C(O)C(OC)=CC=C1C[C@@H](O)C1=CC(OC)=C(OC)C(OC)=C1 LGZKGOGODCLQHG-CYBMUJFWSA-N 0.000 description 1
- LCNUUUROLYPHHR-UHFFFAOYSA-N 5-[2-(dimethylamino)ethylamino]-4h-inden-1-ol Chemical compound C1C(NCCN(C)C)=CC=C2C(O)=CC=C21 LCNUUUROLYPHHR-UHFFFAOYSA-N 0.000 description 1
- 239000002677 5-alpha reductase inhibitor Substances 0.000 description 1
- XAUDJQYHKZQPEU-KVQBGUIXSA-N 5-aza-2'-deoxycytidine Chemical compound O=C1N=C(N)N=CN1[C@@H]1O[C@H](CO)[C@@H](O)C1 XAUDJQYHKZQPEU-KVQBGUIXSA-N 0.000 description 1
- GBOQUHPYCRYKGV-UHFFFAOYSA-N 5-nitro-2-(2-pyrrolidin-1-ylethyl)benzo[de]isoquinoline-1,3-dione Chemical compound O=C1C(C=23)=CC=CC3=CC([N+](=O)[O-])=CC=2C(=O)N1CCN1CCCC1 GBOQUHPYCRYKGV-UHFFFAOYSA-N 0.000 description 1
- KAEVHZSIYLATMK-UHFFFAOYSA-N 6-n-[bis(aziridin-1-yl)phosphoryl]-2-n,2-n,7-trimethylpurine-2,6-diamine Chemical compound C=12N(C)C=NC2=NC(N(C)C)=NC=1NP(=O)(N1CC1)N1CC1 KAEVHZSIYLATMK-UHFFFAOYSA-N 0.000 description 1
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 1
- RGVRUQHYQSORBY-UHFFFAOYSA-N 7-(4-amino-5-hydroxy-6-methyloxan-2-yl)oxy-6,9,11-trihydroxy-9-(2-hydroxyethyl)-4-methoxy-8,10-dihydro-7h-tetracene-5,12-dione Chemical compound C1=2C(O)=C3C(=O)C=4C(OC)=CC=CC=4C(=O)C3=C(O)C=2CC(O)(CCO)CC1OC1CC(N)C(O)C(C)O1 RGVRUQHYQSORBY-UHFFFAOYSA-N 0.000 description 1
- STQGQHZAVUOBTE-UHFFFAOYSA-N 7-Cyan-hept-2t-en-4,6-diinsaeure Natural products C1=2C(O)=C3C(=O)C=4C(OC)=CC=CC=4C(=O)C3=C(O)C=2CC(O)(C(C)=O)CC1OC1CC(N)C(O)C(C)O1 STQGQHZAVUOBTE-UHFFFAOYSA-N 0.000 description 1
- KABRXLINDSPGDF-UHFFFAOYSA-N 7-bromoisoquinoline Chemical compound C1=CN=CC2=CC(Br)=CC=C21 KABRXLINDSPGDF-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- PBCZSGKMGDDXIJ-UHFFFAOYSA-N 7beta-hydroxystaurosporine Natural products C12=C3N4C5=CC=CC=C5C3=C3C(O)NC(=O)C3=C2C2=CC=CC=C2N1C1CC(NC)C(OC)C4(C)O1 PBCZSGKMGDDXIJ-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- QSBYPNXLFMSGKH-UHFFFAOYSA-N 9-Heptadecensaeure Natural products CCCCCCCC=CCCCCCCCC(O)=O QSBYPNXLFMSGKH-UHFFFAOYSA-N 0.000 description 1
- SHGAZHPCJJPHSC-ZVCIMWCZSA-N 9-cis-retinoic acid Chemical compound OC(=O)/C=C(\C)/C=C/C=C(/C)\C=C\C1=C(C)CCCC1(C)C SHGAZHPCJJPHSC-ZVCIMWCZSA-N 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- 206010069754 Acquired gene mutation Diseases 0.000 description 1
- 206010000830 Acute leukaemia Diseases 0.000 description 1
- 208000024893 Acute lymphoblastic leukemia Diseases 0.000 description 1
- 229930024421 Adenine Natural products 0.000 description 1
- GFFGJBXGBJISGV-UHFFFAOYSA-N Adenine Chemical compound NC1=NC=NC2=C1N=CN2 GFFGJBXGBJISGV-UHFFFAOYSA-N 0.000 description 1
- 229920000936 Agarose Polymers 0.000 description 1
- 108700028369 Alleles Proteins 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 239000005695 Ammonium acetate Substances 0.000 description 1
- 102100032187 Androgen receptor Human genes 0.000 description 1
- 229940123413 Angiotensin II antagonist Drugs 0.000 description 1
- 108020004491 Antisense DNA Proteins 0.000 description 1
- 108020005544 Antisense RNA Proteins 0.000 description 1
- BSYNRYMUTXBXSQ-UHFFFAOYSA-N Aspirin Chemical compound CC(=O)OC1=CC=CC=C1C(O)=O BSYNRYMUTXBXSQ-UHFFFAOYSA-N 0.000 description 1
- XUKUURHRXDUEBC-KAYWLYCHSA-N Atorvastatin Chemical compound C=1C=CC=CC=1C1=C(C=2C=CC(F)=CC=2)N(CC[C@@H](O)C[C@@H](O)CC(O)=O)C(C(C)C)=C1C(=O)NC1=CC=CC=C1 XUKUURHRXDUEBC-KAYWLYCHSA-N 0.000 description 1
- XUKUURHRXDUEBC-UHFFFAOYSA-N Atorvastatin Natural products C=1C=CC=CC=1C1=C(C=2C=CC(F)=CC=2)N(CCC(O)CC(O)CC(O)=O)C(C(C)C)=C1C(=O)NC1=CC=CC=C1 XUKUURHRXDUEBC-UHFFFAOYSA-N 0.000 description 1
- MLDQJTXFUGDVEO-UHFFFAOYSA-N BAY-43-9006 Chemical compound C1=NC(C(=O)NC)=CC(OC=2C=CC(NC(=O)NC=3C=C(C(Cl)=CC=3)C(F)(F)F)=CC=2)=C1 MLDQJTXFUGDVEO-UHFFFAOYSA-N 0.000 description 1
- 229910015900 BF3 Inorganic materials 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 1
- 206010004950 Birth mark Diseases 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 1
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 1
- 108091007381 CBL proteins Proteins 0.000 description 1
- 101150050673 CHK1 gene Proteins 0.000 description 1
- RGRVQRUKNVVZIL-UHFFFAOYSA-N CN1C(=NC2=C1C=CC(=C2)OC1=CC(=NC=C1)C1=NC=CN1)NC1=CC=C(C=C1)C(F)(F)F Chemical compound CN1C(=NC2=C1C=CC(=C2)OC1=CC(=NC=C1)C1=NC=CN1)NC1=CC=C(C=C1)C(F)(F)F RGRVQRUKNVVZIL-UHFFFAOYSA-N 0.000 description 1
- LYGQVHIMUSOAHY-UHFFFAOYSA-N CNC1=C(C=C(OC2=CC(=NC=C2)C=O)C=C1)[N+](=O)[O-].CNC1=C(C=C(OC2=CC(=NC=C2)C=O)C=C1)[N+](=O)[O-] Chemical compound CNC1=C(C=C(OC2=CC(=NC=C2)C=O)C=C1)[N+](=O)[O-].CNC1=C(C=C(OC2=CC(=NC=C2)C=O)C=C1)[N+](=O)[O-] LYGQVHIMUSOAHY-UHFFFAOYSA-N 0.000 description 1
- 101100381481 Caenorhabditis elegans baz-2 gene Proteins 0.000 description 1
- 101100326430 Caenorhabditis elegans bub-1 gene Proteins 0.000 description 1
- 101100220616 Caenorhabditis elegans chk-2 gene Proteins 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- 241000283707 Capra Species 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 1
- 102000003847 Carboxypeptidase B2 Human genes 0.000 description 1
- 108090000201 Carboxypeptidase B2 Proteins 0.000 description 1
- 108090000994 Catalytic RNA Proteins 0.000 description 1
- 102000053642 Catalytic RNA Human genes 0.000 description 1
- 102000000844 Cell Surface Receptors Human genes 0.000 description 1
- 108010001857 Cell Surface Receptors Proteins 0.000 description 1
- 229940123587 Cell cycle inhibitor Drugs 0.000 description 1
- 102100025832 Centromere-associated protein E Human genes 0.000 description 1
- 241000282693 Cercopithecidae Species 0.000 description 1
- 206010008342 Cervix carcinoma Diseases 0.000 description 1
- KZBUYRJDOAKODT-UHFFFAOYSA-N Chlorine Chemical compound ClCl KZBUYRJDOAKODT-UHFFFAOYSA-N 0.000 description 1
- 101150065749 Churc1 gene Proteins 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- HVXBOLULGPECHP-WAYWQWQTSA-N Combretastatin A4 Chemical compound C1=C(O)C(OC)=CC=C1\C=C/C1=CC(OC)=C(OC)C(OC)=C1 HVXBOLULGPECHP-WAYWQWQTSA-N 0.000 description 1
- 229930188224 Cryptophycin Natural products 0.000 description 1
- 102000003910 Cyclin D Human genes 0.000 description 1
- 108090000259 Cyclin D Proteins 0.000 description 1
- 102000006311 Cyclin D1 Human genes 0.000 description 1
- 108010058546 Cyclin D1 Proteins 0.000 description 1
- 229920000858 Cyclodextrin Polymers 0.000 description 1
- UHDGCWIWMRVCDJ-CCXZUQQUSA-N Cytarabine Chemical compound O=C1N=C(N)C=CN1[C@H]1[C@@H](O)[C@H](O)[C@@H](CO)O1 UHDGCWIWMRVCDJ-CCXZUQQUSA-N 0.000 description 1
- 230000005778 DNA damage Effects 0.000 description 1
- 231100000277 DNA damage Toxicity 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- SNRUBQQJIBEYMU-UHFFFAOYSA-N Dodecane Natural products CCCCCCCCCCCC SNRUBQQJIBEYMU-UHFFFAOYSA-N 0.000 description 1
- LQKSHSFQQRCAFW-UHFFFAOYSA-N Dolastatin 15 Natural products COC1=CC(=O)N(C(=O)C(OC(=O)C2N(CCC2)C(=O)C2N(CCC2)C(=O)C(C(C)C)N(C)C(=O)C(NC(=O)C(C(C)C)N(C)C)C(C)C)C(C)C)C1CC1=CC=CC=C1 LQKSHSFQQRCAFW-UHFFFAOYSA-N 0.000 description 1
- 102400001047 Endostatin Human genes 0.000 description 1
- 108010079505 Endostatins Proteins 0.000 description 1
- 108010041308 Endothelial Growth Factors Proteins 0.000 description 1
- SAMRUMKYXPVKPA-VFKOLLTISA-N Enocitabine Chemical compound O=C1N=C(NC(=O)CCCCCCCCCCCCCCCCCCCCC)C=CN1[C@H]1[C@@H](O)[C@H](O)[C@@H](CO)O1 SAMRUMKYXPVKPA-VFKOLLTISA-N 0.000 description 1
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 1
- 102000018233 Fibroblast Growth Factor Human genes 0.000 description 1
- 108050007372 Fibroblast Growth Factor Proteins 0.000 description 1
- 102100027844 Fibroblast growth factor receptor 4 Human genes 0.000 description 1
- VWUXBMIQPBEWFH-WCCTWKNTSA-N Fulvestrant Chemical compound OC1=CC=C2[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3[C@H](CCCCCCCCCS(=O)CCCC(F)(F)C(F)(F)F)CC2=C1 VWUXBMIQPBEWFH-WCCTWKNTSA-N 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 1
- 102100029974 GTPase HRas Human genes 0.000 description 1
- 101710091881 GTPase HRas Proteins 0.000 description 1
- IAJILQKETJEXLJ-UHFFFAOYSA-N Galacturonsaeure Natural products O=CC(O)C(O)C(O)C(O)C(O)=O IAJILQKETJEXLJ-UHFFFAOYSA-N 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- 208000034951 Genetic Translocation Diseases 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 102000009465 Growth Factor Receptors Human genes 0.000 description 1
- 108010009202 Growth Factor Receptors Proteins 0.000 description 1
- 102000001554 Hemoglobins Human genes 0.000 description 1
- 108010054147 Hemoglobins Proteins 0.000 description 1
- HTTJABKRGRZYRN-UHFFFAOYSA-N Heparin Chemical compound OC1C(NC(=O)C)C(O)OC(COS(O)(=O)=O)C1OC1C(OS(O)(=O)=O)C(O)C(OC2C(C(OS(O)(=O)=O)C(OC3C(C(O)C(O)C(O3)C(O)=O)OS(O)(=O)=O)C(CO)O2)NS(O)(=O)=O)C(C(O)=O)O1 HTTJABKRGRZYRN-UHFFFAOYSA-N 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 101000917134 Homo sapiens Fibroblast growth factor receptor 4 Proteins 0.000 description 1
- 101000605743 Homo sapiens Kinesin-like protein KIF23 Proteins 0.000 description 1
- 101001059443 Homo sapiens Serine/threonine-protein kinase MARK1 Proteins 0.000 description 1
- 101000851018 Homo sapiens Vascular endothelial growth factor receptor 1 Proteins 0.000 description 1
- 101000851030 Homo sapiens Vascular endothelial growth factor receptor 3 Proteins 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 1
- 238000004566 IR spectroscopy Methods 0.000 description 1
- HEFNNWSXXWATRW-UHFFFAOYSA-N Ibuprofen Chemical compound CC(C)CC1=CC=C(C(C)C(O)=O)C=C1 HEFNNWSXXWATRW-UHFFFAOYSA-N 0.000 description 1
- XDXDZDZNSLXDNA-TZNDIEGXSA-N Idarubicin Chemical compound C1[C@H](N)[C@H](O)[C@H](C)O[C@H]1O[C@@H]1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2C[C@@](O)(C(C)=O)C1 XDXDZDZNSLXDNA-TZNDIEGXSA-N 0.000 description 1
- XDXDZDZNSLXDNA-UHFFFAOYSA-N Idarubicin Natural products C1C(N)C(O)C(C)OC1OC1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2CC(O)(C(C)=O)C1 XDXDZDZNSLXDNA-UHFFFAOYSA-N 0.000 description 1
- JJKOTMDDZAJTGQ-DQSJHHFOSA-N Idoxifene Chemical compound C=1C=CC=CC=1C(/CC)=C(C=1C=CC(OCCN2CCCC2)=CC=1)/C1=CC=C(I)C=C1 JJKOTMDDZAJTGQ-DQSJHHFOSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 238000012404 In vitro experiment Methods 0.000 description 1
- 102000006992 Interferon-alpha Human genes 0.000 description 1
- 108010047761 Interferon-alpha Proteins 0.000 description 1
- 102000014150 Interferons Human genes 0.000 description 1
- 108010050904 Interferons Proteins 0.000 description 1
- 108010065805 Interleukin-12 Proteins 0.000 description 1
- 102000013462 Interleukin-12 Human genes 0.000 description 1
- 108010002350 Interleukin-2 Proteins 0.000 description 1
- 108010063738 Interleukins Proteins 0.000 description 1
- 102000015696 Interleukins Human genes 0.000 description 1
- SHGAZHPCJJPHSC-NUEINMDLSA-N Isotretinoin Chemical compound OC(=O)C=C(C)/C=C/C=C(C)C=CC1=C(C)CCCC1(C)C SHGAZHPCJJPHSC-NUEINMDLSA-N 0.000 description 1
- 102100038406 Kinesin-like protein KIF23 Human genes 0.000 description 1
- 102100023424 Kinesin-like protein KIF2C Human genes 0.000 description 1
- 101710134369 Kinesin-like protein KIF2C Proteins 0.000 description 1
- MLFKVJCWGUZWNV-UHFFFAOYSA-N L-alanosine Natural products OC(=O)C(N)CN(O)N=O MLFKVJCWGUZWNV-UHFFFAOYSA-N 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- 108010043135 L-methionine gamma-lyase Proteins 0.000 description 1
- OUYCCCASQSFEME-QMMMGPOBSA-N L-tyrosine Chemical compound OC(=O)[C@@H](N)CC1=CC=C(O)C=C1 OUYCCCASQSFEME-QMMMGPOBSA-N 0.000 description 1
- 239000005411 L01XE02 - Gefitinib Substances 0.000 description 1
- 239000005551 L01XE03 - Erlotinib Substances 0.000 description 1
- CZQHHVNHHHRRDU-UHFFFAOYSA-N LY294002 Chemical compound C1=CC=C2C(=O)C=C(N3CCOCC3)OC2=C1C1=CC=CC=C1 CZQHHVNHHHRRDU-UHFFFAOYSA-N 0.000 description 1
- DAQAKHDKYAWHCG-UHFFFAOYSA-N Lactacystin Natural products CC(=O)NC(C(O)=O)CSC(=O)C1(C(O)C(C)C)NC(=O)C(C)C1O DAQAKHDKYAWHCG-UHFFFAOYSA-N 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 1
- 101150018665 MAPK3 gene Proteins 0.000 description 1
- 230000005723 MEK inhibition Effects 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- 101150024075 Mapk1 gene Proteins 0.000 description 1
- ZRVUJXDFFKFLMG-UHFFFAOYSA-N Meloxicam Chemical compound OC=1C2=CC=CC=C2S(=O)(=O)N(C)C=1C(=O)NC1=NC=C(C)S1 ZRVUJXDFFKFLMG-UHFFFAOYSA-N 0.000 description 1
- 102000005741 Metalloproteases Human genes 0.000 description 1
- 108010006035 Metalloproteases Proteins 0.000 description 1
- 229910020095 MgCl2 a Inorganic materials 0.000 description 1
- 208000010190 Monoclonal Gammopathy of Undetermined Significance Diseases 0.000 description 1
- 241001529936 Murinae Species 0.000 description 1
- OUSFTKFNBAZUKL-UHFFFAOYSA-N N-(5-{[(5-tert-butyl-1,3-oxazol-2-yl)methyl]sulfanyl}-1,3-thiazol-2-yl)piperidine-4-carboxamide Chemical compound O1C(C(C)(C)C)=CN=C1CSC(S1)=CN=C1NC(=O)C1CCNCC1 OUSFTKFNBAZUKL-UHFFFAOYSA-N 0.000 description 1
- OHLUUHNLEMFGTQ-UHFFFAOYSA-N N-methylacetamide Chemical compound CNC(C)=O OHLUUHNLEMFGTQ-UHFFFAOYSA-N 0.000 description 1
- 125000000815 N-oxide group Chemical group 0.000 description 1
- 150000001204 N-oxides Chemical class 0.000 description 1
- KTDZCOWXCWUPEO-UHFFFAOYSA-N NS-398 Chemical compound CS(=O)(=O)NC1=CC=C([N+]([O-])=O)C=C1OC1CCCCC1 KTDZCOWXCWUPEO-UHFFFAOYSA-N 0.000 description 1
- 206010061309 Neoplasm progression Diseases 0.000 description 1
- 239000005642 Oleic acid Substances 0.000 description 1
- ZQPPMHVWECSIRJ-UHFFFAOYSA-N Oleic acid Natural products CCCCCCCCC=CCCCCCCCC(O)=O ZQPPMHVWECSIRJ-UHFFFAOYSA-N 0.000 description 1
- 108091034117 Oligonucleotide Proteins 0.000 description 1
- 235000019502 Orange oil Nutrition 0.000 description 1
- 241000906034 Orthops Species 0.000 description 1
- 101150038994 PDGFRA gene Proteins 0.000 description 1
- 239000012828 PI3K inhibitor Substances 0.000 description 1
- 229910019213 POCl3 Inorganic materials 0.000 description 1
- 241000009328 Perro Species 0.000 description 1
- HRHKSTOGXBBQCB-UHFFFAOYSA-N Porfiromycine Chemical compound O=C1C(N)=C(C)C(=O)C2=C1C(COC(N)=O)C1(OC)C3N(C)C3CN12 HRHKSTOGXBBQCB-UHFFFAOYSA-N 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- TUZYXOIXSAXUGO-UHFFFAOYSA-N Pravastatin Natural products C1=CC(C)C(CCC(O)CC(O)CC(O)=O)C2C(OC(=O)C(C)CC)CC(O)C=C21 TUZYXOIXSAXUGO-UHFFFAOYSA-N 0.000 description 1
- HFVNWDWLWUCIHC-GUPDPFMOSA-N Prednimustine Chemical compound O=C([C@@]1(O)CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)[C@@H](O)C[C@@]21C)COC(=O)CCCC1=CC=C(N(CCCl)CCCl)C=C1 HFVNWDWLWUCIHC-GUPDPFMOSA-N 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-N Propionic acid Chemical class CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 1
- 102000009516 Protein Serine-Threonine Kinases Human genes 0.000 description 1
- 108010009341 Protein Serine-Threonine Kinases Proteins 0.000 description 1
- 102000052575 Proto-Oncogene Human genes 0.000 description 1
- 108700020978 Proto-Oncogene Proteins 0.000 description 1
- 102000018471 Proto-Oncogene Proteins B-raf Human genes 0.000 description 1
- 108010091528 Proto-Oncogene Proteins B-raf Proteins 0.000 description 1
- 102000055251 Proto-Oncogene Proteins c-cbl Human genes 0.000 description 1
- 229940123690 Raf kinase inhibitor Drugs 0.000 description 1
- AHHFEZNOXOZZQA-ZEBDFXRSSA-N Ranimustine Chemical compound CO[C@H]1O[C@H](CNC(=O)N(CCCl)N=O)[C@@H](O)[C@H](O)[C@H]1O AHHFEZNOXOZZQA-ZEBDFXRSSA-N 0.000 description 1
- 101100372762 Rattus norvegicus Flt1 gene Proteins 0.000 description 1
- 229940127361 Receptor Tyrosine Kinase Inhibitors Drugs 0.000 description 1
- 229910006124 SOCl2 Inorganic materials 0.000 description 1
- 102100028921 Serine/threonine-protein kinase MARK1 Human genes 0.000 description 1
- 102100031463 Serine/threonine-protein kinase PLK1 Human genes 0.000 description 1
- 101710183160 Serine/threonine-protein kinase PLK1 Proteins 0.000 description 1
- 108020004459 Small interfering RNA Proteins 0.000 description 1
- OCOKWVBYZHBHLU-UHFFFAOYSA-N Sobuzoxane Chemical compound C1C(=O)N(COC(=O)OCC(C)C)C(=O)CN1CCN1CC(=O)N(COC(=O)OCC(C)C)C(=O)C1 OCOKWVBYZHBHLU-UHFFFAOYSA-N 0.000 description 1
- 208000005718 Stomach Neoplasms Diseases 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- 102000005450 TIE receptors Human genes 0.000 description 1
- 108010006830 TIE receptors Proteins 0.000 description 1
- 102000002259 TNF-Related Apoptosis-Inducing Ligand Receptors Human genes 0.000 description 1
- 108010000449 TNF-Related Apoptosis-Inducing Ligand Receptors Proteins 0.000 description 1
- NAVMQTYZDKMPEU-UHFFFAOYSA-N Targretin Chemical compound CC1=CC(C(CCC2(C)C)(C)C)=C2C=C1C(=C)C1=CC=C(C(O)=O)C=C1 NAVMQTYZDKMPEU-UHFFFAOYSA-N 0.000 description 1
- BPEGJWRSRHCHSN-UHFFFAOYSA-N Temozolomide Chemical compound O=C1N(C)N=NC2=C(C(N)=O)N=CN21 BPEGJWRSRHCHSN-UHFFFAOYSA-N 0.000 description 1
- CBPNZQVSJQDFBE-FUXHJELOSA-N Temsirolimus Chemical compound C1C[C@@H](OC(=O)C(C)(CO)CO)[C@H](OC)C[C@@H]1C[C@@H](C)[C@H]1OC(=O)[C@@H]2CCCCN2C(=O)C(=O)[C@](O)(O2)[C@H](C)CC[C@H]2C[C@H](OC)/C(C)=C/C=C/C=C/[C@@H](C)C[C@@H](C)C(=O)[C@H](OC)[C@H](O)/C(C)=C/[C@@H](C)C(=O)C1 CBPNZQVSJQDFBE-FUXHJELOSA-N 0.000 description 1
- 206010049808 Thanatophoric dwarfism Diseases 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-M Thiocyanate anion Chemical compound [S-]C#N ZMZDMBWJUHKJPS-UHFFFAOYSA-M 0.000 description 1
- AYFVYJQAPQTCCC-UHFFFAOYSA-N Threonine Natural products CC(O)C(N)C(O)=O AYFVYJQAPQTCCC-UHFFFAOYSA-N 0.000 description 1
- 239000004473 Threonine Substances 0.000 description 1
- 108090000190 Thrombin Proteins 0.000 description 1
- 208000007536 Thrombosis Diseases 0.000 description 1
- IVTVGDXNLFLDRM-HNNXBMFYSA-N Tomudex Chemical compound C=1C=C2NC(C)=NC(=O)C2=CC=1CN(C)C1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)S1 IVTVGDXNLFLDRM-HNNXBMFYSA-N 0.000 description 1
- 229940123468 Transferase inhibitor Drugs 0.000 description 1
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- 108060008683 Tumor Necrosis Factor Receptor Proteins 0.000 description 1
- 102100040247 Tumor necrosis factor Human genes 0.000 description 1
- 229940127507 Ubiquitin Ligase Inhibitors Drugs 0.000 description 1
- 208000006105 Uterine Cervical Neoplasms Diseases 0.000 description 1
- 108010053100 Vascular Endothelial Growth Factor Receptor-3 Proteins 0.000 description 1
- 238000002441 X-ray diffraction Methods 0.000 description 1
- XMYKNCNAZKMVQN-NYYWCZLTSA-N [(e)-(3-aminopyridin-2-yl)methylideneamino]thiourea Chemical compound NC(=S)N\N=C\C1=NC=CC=C1N XMYKNCNAZKMVQN-NYYWCZLTSA-N 0.000 description 1
- XSMVECZRZBFTIZ-UHFFFAOYSA-M [2-(aminomethyl)cyclobutyl]methanamine;2-oxidopropanoate;platinum(4+) Chemical compound [Pt+4].CC([O-])C([O-])=O.NCC1CCC1CN XSMVECZRZBFTIZ-UHFFFAOYSA-M 0.000 description 1
- JLCPHMBAVCMARE-UHFFFAOYSA-N [3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[5-(2-amino-6-oxo-1H-purin-9-yl)-3-[[3-[[3-[[3-[[3-[[3-[[5-(2-amino-6-oxo-1H-purin-9-yl)-3-[[5-(2-amino-6-oxo-1H-purin-9-yl)-3-hydroxyoxolan-2-yl]methoxy-hydroxyphosphoryl]oxyoxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxyoxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methyl [5-(6-aminopurin-9-yl)-2-(hydroxymethyl)oxolan-3-yl] hydrogen phosphate Polymers Cc1cn(C2CC(OP(O)(=O)OCC3OC(CC3OP(O)(=O)OCC3OC(CC3O)n3cnc4c3nc(N)[nH]c4=O)n3cnc4c3nc(N)[nH]c4=O)C(COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3CO)n3cnc4c(N)ncnc34)n3ccc(N)nc3=O)n3cnc4c(N)ncnc34)n3ccc(N)nc3=O)n3ccc(N)nc3=O)n3ccc(N)nc3=O)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)n3cc(C)c(=O)[nH]c3=O)n3cc(C)c(=O)[nH]c3=O)n3ccc(N)nc3=O)n3cc(C)c(=O)[nH]c3=O)n3cnc4c3nc(N)[nH]c4=O)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)O2)c(=O)[nH]c1=O JLCPHMBAVCMARE-UHFFFAOYSA-N 0.000 description 1
- JEDZLBFUGJTJGQ-UHFFFAOYSA-N [Na].COCCO[AlH]OCCOC Chemical compound [Na].COCCO[AlH]OCCOC JEDZLBFUGJTJGQ-UHFFFAOYSA-N 0.000 description 1
- 210000001015 abdomen Anatomy 0.000 description 1
- 229960004103 abiraterone acetate Drugs 0.000 description 1
- UVIQSJCZCSLXRZ-UBUQANBQSA-N abiraterone acetate Chemical compound C([C@@H]1[C@]2(C)CC[C@@H]3[C@@]4(C)CC[C@@H](CC4=CC[C@H]31)OC(=O)C)C=C2C1=CC=CN=C1 UVIQSJCZCSLXRZ-UBUQANBQSA-N 0.000 description 1
- QPMSXSBEVQLBIL-CZRHPSIPSA-N ac1mix0p Chemical compound C1=CC=C2N(C[C@H](C)CN(C)C)C3=CC(OC)=CC=C3SC2=C1.O([C@H]1[C@]2(OC)C=CC34C[C@@H]2[C@](C)(O)CCC)C2=C5[C@]41CCN(C)[C@@H]3CC5=CC=C2O QPMSXSBEVQLBIL-CZRHPSIPSA-N 0.000 description 1
- 150000001242 acetic acid derivatives Chemical class 0.000 description 1
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 1
- 229960001138 acetylsalicylic acid Drugs 0.000 description 1
- 150000001252 acrylic acid derivatives Chemical class 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 239000004480 active ingredient Substances 0.000 description 1
- 239000008186 active pharmaceutical agent Substances 0.000 description 1
- 230000001154 acute effect Effects 0.000 description 1
- 102000035181 adaptor proteins Human genes 0.000 description 1
- 108091005764 adaptor proteins Proteins 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 230000000996 additive effect Effects 0.000 description 1
- 229960000643 adenine Drugs 0.000 description 1
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 1
- 238000012387 aerosolization Methods 0.000 description 1
- 238000001042 affinity chromatography Methods 0.000 description 1
- 238000013019 agitation Methods 0.000 description 1
- 229950005033 alanosine Drugs 0.000 description 1
- IAJILQKETJEXLJ-QTBDOELSSA-N aldehydo-D-glucuronic acid Chemical compound O=C[C@H](O)[C@@H](O)[C@H](O)[C@H](O)C(O)=O IAJILQKETJEXLJ-QTBDOELSSA-N 0.000 description 1
- 229940072056 alginate Drugs 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001445 alitretinoin Drugs 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 150000001342 alkaline earth metals Chemical class 0.000 description 1
- 229930013930 alkaloid Natural products 0.000 description 1
- 150000004703 alkoxides Chemical class 0.000 description 1
- 150000005215 alkyl ethers Chemical class 0.000 description 1
- 125000004390 alkyl sulfonyl group Chemical group 0.000 description 1
- 230000002152 alkylating effect Effects 0.000 description 1
- 230000029936 alkylation Effects 0.000 description 1
- 238000005804 alkylation reaction Methods 0.000 description 1
- 208000026935 allergic disease Diseases 0.000 description 1
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 1
- 229960000473 altretamine Drugs 0.000 description 1
- 229910052782 aluminium Inorganic materials 0.000 description 1
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 229950010817 alvocidib Drugs 0.000 description 1
- BIIVYFLTOXDAOV-YVEFUNNKSA-N alvocidib Chemical compound O[C@@H]1CN(C)CC[C@@H]1C1=C(O)C=C(O)C2=C1OC(C=1C(=CC=CC=1)Cl)=CC2=O BIIVYFLTOXDAOV-YVEFUNNKSA-N 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- 150000001413 amino acids Chemical class 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- 229960003896 aminopterin Drugs 0.000 description 1
- 229910021529 ammonia Inorganic materials 0.000 description 1
- 229940043376 ammonium acetate Drugs 0.000 description 1
- 235000019257 ammonium acetate Nutrition 0.000 description 1
- 229940090948 ammonium benzoate Drugs 0.000 description 1
- 230000003321 amplification Effects 0.000 description 1
- 229960002550 amrubicin Drugs 0.000 description 1
- VJZITPJGSQKZMX-XDPRQOKASA-N amrubicin Chemical compound O([C@H]1C[C@](CC2=C(O)C=3C(=O)C4=CC=CC=C4C(=O)C=3C(O)=C21)(N)C(=O)C)[C@H]1C[C@H](O)[C@H](O)CO1 VJZITPJGSQKZMX-XDPRQOKASA-N 0.000 description 1
- 239000003098 androgen Substances 0.000 description 1
- 108010080146 androgen receptors Proteins 0.000 description 1
- 229940030486 androgens Drugs 0.000 description 1
- 230000002491 angiogenic effect Effects 0.000 description 1
- 239000002333 angiotensin II receptor antagonist Substances 0.000 description 1
- 229950001104 anhydrovinblastine Drugs 0.000 description 1
- 210000004102 animal cell Anatomy 0.000 description 1
- 238000005349 anion exchange Methods 0.000 description 1
- CIDNKDMVSINJCG-GKXONYSUSA-N annamycin Chemical compound I[C@@H]1[C@H](O)[C@@H](O)[C@H](C)O[C@H]1O[C@@H]1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2C[C@@](O)(C(=O)CO)C1 CIDNKDMVSINJCG-GKXONYSUSA-N 0.000 description 1
- 239000005557 antagonist Substances 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 230000002280 anti-androgenic effect Effects 0.000 description 1
- 229940124650 anti-cancer therapies Drugs 0.000 description 1
- 230000003388 anti-hormonal effect Effects 0.000 description 1
- 230000003110 anti-inflammatory effect Effects 0.000 description 1
- 239000000051 antiandrogen Substances 0.000 description 1
- 229940030495 antiandrogen sex hormone and modulator of the genital system Drugs 0.000 description 1
- 229940088710 antibiotic agent Drugs 0.000 description 1
- 230000009833 antibody interaction Effects 0.000 description 1
- 239000012635 anticancer drug combination Substances 0.000 description 1
- 229940041181 antineoplastic drug Drugs 0.000 description 1
- 239000003816 antisense DNA Substances 0.000 description 1
- 230000001640 apoptogenic effect Effects 0.000 description 1
- 239000007864 aqueous solution Substances 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- GOLCXWYRSKYTSP-UHFFFAOYSA-N arsenic trioxide Inorganic materials O1[As]2O[As]1O2 GOLCXWYRSKYTSP-UHFFFAOYSA-N 0.000 description 1
- MCGDSOGUHLTADD-UHFFFAOYSA-N arzoxifene Chemical compound C1=CC(OC)=CC=C1C1=C(OC=2C=CC(OCCN3CCCCC3)=CC=2)C2=CC=C(O)C=C2S1 MCGDSOGUHLTADD-UHFFFAOYSA-N 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- TWHSQQYCDVSBRK-UHFFFAOYSA-N asulacrine Chemical compound C12=CC=CC(C)=C2N=C2C(C(=O)NC)=CC=CC2=C1NC1=CC=C(NS(C)(=O)=O)C=C1OC TWHSQQYCDVSBRK-UHFFFAOYSA-N 0.000 description 1
- 229950011088 asulacrine Drugs 0.000 description 1
- 229960005370 atorvastatin Drugs 0.000 description 1
- FQCKMBLVYCEXJB-MNSAWQCASA-L atorvastatin calcium Chemical compound [Ca+2].C=1C=CC=CC=1C1=C(C=2C=CC(F)=CC=2)N(CC[C@@H](O)C[C@@H](O)CC([O-])=O)C(C(C)C)=C1C(=O)NC1=CC=CC=C1.C=1C=CC=CC=1C1=C(C=2C=CC(F)=CC=2)N(CC[C@@H](O)C[C@@H](O)CC([O-])=O)C(C(C)C)=C1C(=O)NC1=CC=CC=C1 FQCKMBLVYCEXJB-MNSAWQCASA-L 0.000 description 1
- 230000002238 attenuated effect Effects 0.000 description 1
- 108010044540 auristatin Proteins 0.000 description 1
- 239000003719 aurora kinase inhibitor Substances 0.000 description 1
- 230000003305 autocrine Effects 0.000 description 1
- KLNFSAOEKUDMFA-UHFFFAOYSA-N azanide;2-hydroxyacetic acid;platinum(2+) Chemical compound [NH2-].[NH2-].[Pt+2].OCC(O)=O KLNFSAOEKUDMFA-UHFFFAOYSA-N 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- 125000005605 benzo group Chemical group 0.000 description 1
- 229940050390 benzoate Drugs 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- 125000001164 benzothiazolyl group Chemical group S1C(=NC2=C1C=CC=C2)* 0.000 description 1
- 125000004541 benzoxazolyl group Chemical group O1C(=NC2=C1C=CC=C2)* 0.000 description 1
- 235000019445 benzyl alcohol Nutrition 0.000 description 1
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 229960002537 betamethasone Drugs 0.000 description 1
- UREBDLICKHMUKA-DVTGEIKXSA-N betamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-DVTGEIKXSA-N 0.000 description 1
- 229960002938 bexarotene Drugs 0.000 description 1
- 239000012455 biphasic mixture Substances 0.000 description 1
- 229950008548 bisantrene Drugs 0.000 description 1
- 230000036770 blood supply Effects 0.000 description 1
- 210000004204 blood vessel Anatomy 0.000 description 1
- UBJAHGAUPNGZFF-XOVTVWCYSA-N bms-184476 Chemical compound O([C@H]1[C@@H]2[C@]3(OC(C)=O)CO[C@@H]3C[C@@H]([C@]2(C(=O)[C@H](OC(C)=O)C2=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)C=3C=CC=CC=3)C=3C=CC=CC=3)C[C@]1(O)C2(C)C)C)OCSC)C(=O)C1=CC=CC=C1 UBJAHGAUPNGZFF-XOVTVWCYSA-N 0.000 description 1
- GMJWGJSDPOAZTP-MIDYMNAOSA-N bms-188797 Chemical compound O([C@H]1[C@H]2[C@@](C([C@H](OC(C)=O)C3=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)C=4C=CC=CC=4)C=4C=CC=CC=4)C[C@]1(O)C3(C)C)=O)(C)[C@@H](O)C[C@H]1OC[C@]12OC(=O)OC)C(=O)C1=CC=CC=C1 GMJWGJSDPOAZTP-MIDYMNAOSA-N 0.000 description 1
- 210000001185 bone marrow Anatomy 0.000 description 1
- GXJABQQUPOEUTA-RDJZCZTQSA-N bortezomib Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)B(O)O)NC(=O)C=1N=CC=NC=1)C1=CC=CC=C1 GXJABQQUPOEUTA-RDJZCZTQSA-N 0.000 description 1
- 229960001467 bortezomib Drugs 0.000 description 1
- 239000006172 buffering agent Substances 0.000 description 1
- 150000004648 butanoic acid derivatives Chemical class 0.000 description 1
- 230000001612 cachectic effect Effects 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- 235000010216 calcium carbonate Nutrition 0.000 description 1
- 229910000019 calcium carbonate Inorganic materials 0.000 description 1
- 239000001506 calcium phosphate Substances 0.000 description 1
- 229910000389 calcium phosphate Inorganic materials 0.000 description 1
- 235000011010 calcium phosphates Nutrition 0.000 description 1
- BLORRZQTHNGFTI-ZZMNMWMASA-L calcium-L-ascorbate Chemical compound [Ca+2].OC[C@H](O)[C@H]1OC(=O)C(O)=C1[O-].OC[C@H](O)[C@H]1OC(=O)C(O)=C1[O-] BLORRZQTHNGFTI-ZZMNMWMASA-L 0.000 description 1
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical compound C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 150000001732 carboxylic acid derivatives Chemical group 0.000 description 1
- 150000001735 carboxylic acids Chemical class 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 239000012876 carrier material Substances 0.000 description 1
- 108020001778 catalytic domains Proteins 0.000 description 1
- 230000022131 cell cycle Effects 0.000 description 1
- 230000030833 cell death Effects 0.000 description 1
- 238000001516 cell proliferation assay Methods 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 235000010980 cellulose Nutrition 0.000 description 1
- 108010046713 cemadotin Proteins 0.000 description 1
- 229950009017 cemadotin Drugs 0.000 description 1
- 108010031379 centromere protein E Proteins 0.000 description 1
- 229940106189 ceramide Drugs 0.000 description 1
- 150000001783 ceramides Chemical class 0.000 description 1
- 201000010881 cervical cancer Diseases 0.000 description 1
- 210000003679 cervix uteri Anatomy 0.000 description 1
- YOQPCWIXYUNEET-UHFFFAOYSA-N chembl307697 Chemical compound C1=CC(O)=CC=C1C(C=1C=CC(O)=CC=1)=NNC1=CC=C([N+]([O-])=O)C=C1[N+]([O-])=O YOQPCWIXYUNEET-UHFFFAOYSA-N 0.000 description 1
- 230000000973 chemotherapeutic effect Effects 0.000 description 1
- 229940044683 chemotherapy drug Drugs 0.000 description 1
- 125000001309 chloro group Chemical group Cl* 0.000 description 1
- 235000012000 cholesterol Nutrition 0.000 description 1
- 208000017568 chondrodysplasia Diseases 0.000 description 1
- 230000002759 chromosomal effect Effects 0.000 description 1
- 229940001468 citrate Drugs 0.000 description 1
- 238000011260 co-administration Methods 0.000 description 1
- 230000004186 co-expression Effects 0.000 description 1
- 229940110456 cocoa butter Drugs 0.000 description 1
- 235000019868 cocoa butter Nutrition 0.000 description 1
- 229910052681 coesite Inorganic materials 0.000 description 1
- LGZKGOGODCLQHG-UHFFFAOYSA-N combretastatin Natural products C1=C(O)C(OC)=CC=C1CC(O)C1=CC(OC)=C(OC)C(OC)=C1 LGZKGOGODCLQHG-UHFFFAOYSA-N 0.000 description 1
- 229960005537 combretastatin A-4 Drugs 0.000 description 1
- HVXBOLULGPECHP-UHFFFAOYSA-N combretastatin A4 Natural products C1=C(O)C(OC)=CC=C1C=CC1=CC(OC)=C(OC)C(OC)=C1 HVXBOLULGPECHP-UHFFFAOYSA-N 0.000 description 1
- 239000002299 complementary DNA Substances 0.000 description 1
- 239000003184 complementary RNA Substances 0.000 description 1
- 229940125904 compound 1 Drugs 0.000 description 1
- 229940125782 compound 2 Drugs 0.000 description 1
- 229940125898 compound 5 Drugs 0.000 description 1
- 230000021615 conjugation Effects 0.000 description 1
- 230000006552 constitutive activation Effects 0.000 description 1
- 238000010276 construction Methods 0.000 description 1
- 230000001276 controlling effect Effects 0.000 description 1
- 238000012937 correction Methods 0.000 description 1
- POADTFBBIXOWFJ-VWLOTQADSA-N cositecan Chemical compound C1=CC=C2C(CC[Si](C)(C)C)=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 POADTFBBIXOWFJ-VWLOTQADSA-N 0.000 description 1
- 229910052906 cristobalite Inorganic materials 0.000 description 1
- 108010006226 cryptophycin Proteins 0.000 description 1
- PSNOPSMXOBPNNV-VVCTWANISA-N cryptophycin 1 Chemical compound C1=C(Cl)C(OC)=CC=C1C[C@@H]1C(=O)NC[C@@H](C)C(=O)O[C@@H](CC(C)C)C(=O)O[C@H]([C@H](C)[C@@H]2[C@H](O2)C=2C=CC=CC=2)C/C=C/C(=O)N1 PSNOPSMXOBPNNV-VVCTWANISA-N 0.000 description 1
- PSNOPSMXOBPNNV-UHFFFAOYSA-N cryptophycin-327 Natural products C1=C(Cl)C(OC)=CC=C1CC1C(=O)NCC(C)C(=O)OC(CC(C)C)C(=O)OC(C(C)C2C(O2)C=2C=CC=CC=2)CC=CC(=O)N1 PSNOPSMXOBPNNV-UHFFFAOYSA-N 0.000 description 1
- 150000001923 cyclic compounds Chemical group 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 229940097362 cyclodextrins Drugs 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000000640 cyclooctyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 1
- 229960000684 cytarabine Drugs 0.000 description 1
- 102000003675 cytokine receptors Human genes 0.000 description 1
- 108010057085 cytokine receptors Proteins 0.000 description 1
- OPTASPLRGRRNAP-UHFFFAOYSA-N cytosine Natural products NC=1C=CNC(=O)N=1 OPTASPLRGRRNAP-UHFFFAOYSA-N 0.000 description 1
- 229940104302 cytosine Drugs 0.000 description 1
- 229960003901 dacarbazine Drugs 0.000 description 1
- STQGQHZAVUOBTE-VGBVRHCVSA-N daunorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(C)=O)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 STQGQHZAVUOBTE-VGBVRHCVSA-N 0.000 description 1
- 238000006298 dechlorination reaction Methods 0.000 description 1
- 229960003603 decitabine Drugs 0.000 description 1
- 230000007547 defect Effects 0.000 description 1
- 238000010511 deprotection reaction Methods 0.000 description 1
- 230000002074 deregulated effect Effects 0.000 description 1
- 238000001514 detection method Methods 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 230000029211 developmental cell growth Effects 0.000 description 1
- 229960000605 dexrazoxane Drugs 0.000 description 1
- 239000008121 dextrose Substances 0.000 description 1
- 150000008050 dialkyl sulfates Chemical class 0.000 description 1
- MHDVGSVTJDSBDK-UHFFFAOYSA-N dibenzyl ether Chemical class C=1C=CC=CC=1COCC1=CC=CC=C1 MHDVGSVTJDSBDK-UHFFFAOYSA-N 0.000 description 1
- 235000005911 diet Nutrition 0.000 description 1
- 230000037213 diet Effects 0.000 description 1
- 235000014113 dietary fatty acids Nutrition 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 1
- 238000009792 diffusion process Methods 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 238000006471 dimerization reaction Methods 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- VAYGXNSJCAHWJZ-UHFFFAOYSA-N dimethyl sulfate Chemical compound COS(=O)(=O)OC VAYGXNSJCAHWJZ-UHFFFAOYSA-N 0.000 description 1
- GAFRWLVTHPVQGK-UHFFFAOYSA-N dipentyl sulfate Chemical class CCCCCOS(=O)(=O)OCCCCC GAFRWLVTHPVQGK-UHFFFAOYSA-N 0.000 description 1
- 150000002016 disaccharides Chemical class 0.000 description 1
- 230000008034 disappearance Effects 0.000 description 1
- KPUWHANPEXNPJT-UHFFFAOYSA-N disiloxane Chemical class [SiH3]O[SiH3] KPUWHANPEXNPJT-UHFFFAOYSA-N 0.000 description 1
- 239000002270 dispersing agent Substances 0.000 description 1
- 238000009826 distribution Methods 0.000 description 1
- VSJKWCGYPAHWDS-UHFFFAOYSA-N dl-camptothecin Natural products C1=CC=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)C5(O)CC)C4=NC2=C1 VSJKWCGYPAHWDS-UHFFFAOYSA-N 0.000 description 1
- CETRZFQIITUQQL-UHFFFAOYSA-N dmso dimethylsulfoxide Chemical compound CS(C)=O.CS(C)=O CETRZFQIITUQQL-UHFFFAOYSA-N 0.000 description 1
- 229960003668 docetaxel Drugs 0.000 description 1
- MOTZDAYCYVMXPC-UHFFFAOYSA-N dodecyl hydrogen sulfate Chemical compound CCCCCCCCCCCCOS(O)(=O)=O MOTZDAYCYVMXPC-UHFFFAOYSA-N 0.000 description 1
- 229940043264 dodecyl sulfate Drugs 0.000 description 1
- AMRJKAQTDDKMCE-UHFFFAOYSA-N dolastatin Chemical compound CC(C)C(N(C)C)C(=O)NC(C(C)C)C(=O)N(C)C(C(C)C)C(OC)CC(=O)N1CCCC1C(OC)C(C)C(=O)NC(C=1SC=CN=1)CC1=CC=CC=C1 AMRJKAQTDDKMCE-UHFFFAOYSA-N 0.000 description 1
- 229930188854 dolastatin Natural products 0.000 description 1
- 230000007783 downstream signaling Effects 0.000 description 1
- 229960004679 doxorubicin Drugs 0.000 description 1
- 238000001647 drug administration Methods 0.000 description 1
- 239000000890 drug combination Substances 0.000 description 1
- 230000009977 dual effect Effects 0.000 description 1
- 239000000428 dust Substances 0.000 description 1
- 238000001962 electrophoresis Methods 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 210000002257 embryonic structure Anatomy 0.000 description 1
- 229950005450 emitefur Drugs 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 230000001804 emulsifying effect Effects 0.000 description 1
- 210000004696 endometrium Anatomy 0.000 description 1
- 230000010595 endothelial cell migration Effects 0.000 description 1
- 210000003989 endothelium vascular Anatomy 0.000 description 1
- 238000005516 engineering process Methods 0.000 description 1
- 239000003623 enhancer Substances 0.000 description 1
- 229950011487 enocitabine Drugs 0.000 description 1
- 239000002702 enteric coating Substances 0.000 description 1
- 238000009505 enteric coating Methods 0.000 description 1
- 210000002919 epithelial cell Anatomy 0.000 description 1
- 229930013356 epothilone Natural products 0.000 description 1
- HESCAJZNRMSMJG-KKQRBIROSA-N epothilone A Chemical class C/C([C@@H]1C[C@@H]2O[C@@H]2CCC[C@@H]([C@@H]([C@@H](C)C(=O)C(C)(C)[C@@H](O)CC(=O)O1)O)C)=C\C1=CSC(C)=N1 HESCAJZNRMSMJG-KKQRBIROSA-N 0.000 description 1
- AAKJLRGGTJKAMG-UHFFFAOYSA-N erlotinib Chemical compound C=12C=C(OCCOC)C(OCCOC)=CC2=NC=NC=1NC1=CC=CC(C#C)=C1 AAKJLRGGTJKAMG-UHFFFAOYSA-N 0.000 description 1
- 229960001433 erlotinib Drugs 0.000 description 1
- 125000004185 ester group Chemical group 0.000 description 1
- 229940011871 estrogen Drugs 0.000 description 1
- 239000000262 estrogen Substances 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- LJQKCYFTNDAAPC-UHFFFAOYSA-N ethanol;ethyl acetate Chemical compound CCO.CCOC(C)=O LJQKCYFTNDAAPC-UHFFFAOYSA-N 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- ZQBIGESTMJGOAX-KMKOMSMNSA-N ethyl (2z)-4,4,4-trifluoro-2-hydroxyimino-3-oxobutanoate Chemical compound CCOC(=O)C(=N/O)\C(=O)C(F)(F)F ZQBIGESTMJGOAX-KMKOMSMNSA-N 0.000 description 1
- CEIPQQODRKXDSB-UHFFFAOYSA-N ethyl 3-(6-hydroxynaphthalen-2-yl)-1H-indazole-5-carboximidate dihydrochloride Chemical compound Cl.Cl.C1=C(O)C=CC2=CC(C3=NNC4=CC=C(C=C43)C(=N)OCC)=CC=C21 CEIPQQODRKXDSB-UHFFFAOYSA-N 0.000 description 1
- JEFPWOBULVSOTM-PPHPATTJSA-N ethyl n-[(2s)-5-amino-2-methyl-3-phenyl-1,2-dihydropyrido[3,4-b]pyrazin-7-yl]carbamate;2-hydroxyethanesulfonic acid Chemical compound OCCS(O)(=O)=O.C=1([C@H](C)NC=2C=C(N=C(N)C=2N=1)NC(=O)OCC)C1=CC=CC=C1 JEFPWOBULVSOTM-PPHPATTJSA-N 0.000 description 1
- 125000006125 ethylsulfonyl group Chemical group 0.000 description 1
- 125000004705 ethylthio group Chemical group C(C)S* 0.000 description 1
- 229960005420 etoposide Drugs 0.000 description 1
- 229960000752 etoposide phosphate Drugs 0.000 description 1
- 230000005284 excitation Effects 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 239000000284 extract Substances 0.000 description 1
- 239000000194 fatty acid Substances 0.000 description 1
- 229930195729 fatty acid Natural products 0.000 description 1
- 150000004665 fatty acids Chemical class 0.000 description 1
- 239000012091 fetal bovine serum Substances 0.000 description 1
- 229940049370 fibrinolysis inhibitor Drugs 0.000 description 1
- 210000002950 fibroblast Anatomy 0.000 description 1
- 239000012467 final product Substances 0.000 description 1
- 125000001153 fluoro group Chemical group F* 0.000 description 1
- 229960003765 fluvastatin Drugs 0.000 description 1
- 239000006260 foam Substances 0.000 description 1
- 150000004675 formic acid derivatives Chemical class 0.000 description 1
- 229960004783 fotemustine Drugs 0.000 description 1
- YAKWPXVTIGTRJH-UHFFFAOYSA-N fotemustine Chemical compound CCOP(=O)(OCC)C(C)NC(=O)N(CCCl)N=O YAKWPXVTIGTRJH-UHFFFAOYSA-N 0.000 description 1
- 239000012634 fragment Substances 0.000 description 1
- 229960002258 fulvestrant Drugs 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 230000002496 gastric effect Effects 0.000 description 1
- XGALLCVXEZPNRQ-UHFFFAOYSA-N gefitinib Chemical compound C=12C=C(OCCCN3CCOCC3)C(OC)=CC2=NC=NC=1NC1=CC=C(F)C(Cl)=C1 XGALLCVXEZPNRQ-UHFFFAOYSA-N 0.000 description 1
- 229960002584 gefitinib Drugs 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 229960003297 gemtuzumab ozogamicin Drugs 0.000 description 1
- 238000001415 gene therapy Methods 0.000 description 1
- 230000002068 genetic effect Effects 0.000 description 1
- 208000005017 glioblastoma Diseases 0.000 description 1
- 229940097043 glucuronic acid Drugs 0.000 description 1
- 229950011595 glufosfamide Drugs 0.000 description 1
- 239000008187 granular material Substances 0.000 description 1
- 239000003630 growth substance Substances 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 229910052736 halogen Inorganic materials 0.000 description 1
- 150000002367 halogens Chemical class 0.000 description 1
- 230000036541 health Effects 0.000 description 1
- 210000003958 hematopoietic stem cell Anatomy 0.000 description 1
- 239000002874 hemostatic agent Substances 0.000 description 1
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 1
- 125000003187 heptyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 229940022353 herceptin Drugs 0.000 description 1
- UUVWYPNAQBNQJQ-UHFFFAOYSA-N hexamethylmelamine Chemical compound CN(C)C1=NC(N(C)C)=NC(N(C)C)=N1 UUVWYPNAQBNQJQ-UHFFFAOYSA-N 0.000 description 1
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 1
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 210000003630 histaminocyte Anatomy 0.000 description 1
- 239000004030 hiv protease inhibitor Substances 0.000 description 1
- 230000003054 hormonal effect Effects 0.000 description 1
- 208000018819 hormone-resistant breast carcinoma Diseases 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- RFTDTLIOXBZIBZ-UHFFFAOYSA-N hydrogen peroxide;4-methylmorpholine Chemical compound OO.CN1CCOCC1 RFTDTLIOXBZIBZ-UHFFFAOYSA-N 0.000 description 1
- ZMZDMBWJUHKJPS-UHFFFAOYSA-N hydrogen thiocyanate Natural products SC#N ZMZDMBWJUHKJPS-UHFFFAOYSA-N 0.000 description 1
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 1
- 125000004029 hydroxymethyl group Chemical group [H]OC([H])([H])* 0.000 description 1
- 229960001680 ibuprofen Drugs 0.000 description 1
- 229960000908 idarubicin Drugs 0.000 description 1
- 229950002248 idoxifene Drugs 0.000 description 1
- 229960001101 ifosfamide Drugs 0.000 description 1
- HOMGKSMUEGBAAB-UHFFFAOYSA-N ifosfamide Chemical compound ClCCNP1(=O)OCCCN1CCCl HOMGKSMUEGBAAB-UHFFFAOYSA-N 0.000 description 1
- YLMAHDNUQAMNNX-UHFFFAOYSA-N imatinib methanesulfonate Chemical compound CS(O)(=O)=O.C1CN(C)CCN1CC1=CC=C(C(=O)NC=2C=C(NC=3N=C(C=CN=3)C=3C=NC=CC=3)C(C)=CC=2)C=C1 YLMAHDNUQAMNNX-UHFFFAOYSA-N 0.000 description 1
- 150000002463 imidates Chemical class 0.000 description 1
- 150000002460 imidazoles Chemical class 0.000 description 1
- 238000009169 immunotherapy Methods 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 239000012535 impurity Substances 0.000 description 1
- 238000005462 in vivo assay Methods 0.000 description 1
- 230000000415 inactivating effect Effects 0.000 description 1
- 125000003453 indazolyl group Chemical group N1N=C(C2=C1C=CC=C2)* 0.000 description 1
- 125000001041 indolyl group Chemical group 0.000 description 1
- 239000000411 inducer Substances 0.000 description 1
- 230000006698 induction Effects 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 229940102223 injectable solution Drugs 0.000 description 1
- 229940102213 injectable suspension Drugs 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 206010022498 insulinoma Diseases 0.000 description 1
- 102000006495 integrins Human genes 0.000 description 1
- 108010044426 integrins Proteins 0.000 description 1
- 230000003993 interaction Effects 0.000 description 1
- 230000002452 interceptive effect Effects 0.000 description 1
- 229940047124 interferons Drugs 0.000 description 1
- 229940117681 interleukin-12 Drugs 0.000 description 1
- 229940047122 interleukins Drugs 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- 208000030776 invasive breast carcinoma Diseases 0.000 description 1
- 238000004255 ion exchange chromatography Methods 0.000 description 1
- 239000003456 ion exchange resin Substances 0.000 description 1
- 229920003303 ion-exchange polymer Polymers 0.000 description 1
- NICJCIQSJJKZAH-AWEZNQCLSA-N irofulven Chemical compound O=C([C@@]1(O)C)C2=CC(C)=C(CO)C2=C(C)C21CC2 NICJCIQSJJKZAH-AWEZNQCLSA-N 0.000 description 1
- 229950005254 irofulven Drugs 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- NONOKGVFTBWRLD-UHFFFAOYSA-N isocyanatosulfanylimino(oxo)methane Chemical compound O=C=NSN=C=O NONOKGVFTBWRLD-UHFFFAOYSA-N 0.000 description 1
- QXJSBBXBKPUZAA-UHFFFAOYSA-N isooleic acid Natural products CCCCCCCC=CCCCCCCCCC(O)=O QXJSBBXBKPUZAA-UHFFFAOYSA-N 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- 150000002540 isothiocyanates Chemical class 0.000 description 1
- 229960005280 isotretinoin Drugs 0.000 description 1
- 229950003188 isovaleryl diethylamide Drugs 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- 229960004125 ketoconazole Drugs 0.000 description 1
- 150000002576 ketones Chemical class 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- 238000003674 kinase activity assay Methods 0.000 description 1
- DAQAKHDKYAWHCG-RWTHQLGUSA-N lactacystin Chemical compound CC(=O)N[C@H](C(O)=O)CSC(=O)[C@]1([C@@H](O)C(C)C)NC(=O)[C@H](C)[C@@H]1O DAQAKHDKYAWHCG-RWTHQLGUSA-N 0.000 description 1
- 230000006651 lactation Effects 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 239000000787 lecithin Substances 0.000 description 1
- 235000010445 lecithin Nutrition 0.000 description 1
- 229940095570 lescol Drugs 0.000 description 1
- UGFHIPBXIWJXNA-UHFFFAOYSA-N liarozole Chemical compound ClC1=CC=CC(C(C=2C=C3NC=NC3=CC=2)N2C=NC=C2)=C1 UGFHIPBXIWJXNA-UHFFFAOYSA-N 0.000 description 1
- 229950007056 liarozole Drugs 0.000 description 1
- JFOZKMSJYSPYLN-QHCPKHFHSA-N lifitegrast Chemical compound CS(=O)(=O)C1=CC=CC(C[C@H](NC(=O)C=2C(=C3CCN(CC3=CC=2Cl)C(=O)C=2C=C3OC=CC3=CC=2)Cl)C(O)=O)=C1 JFOZKMSJYSPYLN-QHCPKHFHSA-N 0.000 description 1
- 230000000670 limiting effect Effects 0.000 description 1
- 229940002661 lipitor Drugs 0.000 description 1
- 239000004973 liquid crystal related substance Substances 0.000 description 1
- 239000008297 liquid dosage form Substances 0.000 description 1
- 229910052744 lithium Inorganic materials 0.000 description 1
- 239000012280 lithium aluminium hydride Substances 0.000 description 1
- 201000007270 liver cancer Diseases 0.000 description 1
- 208000014018 liver neoplasm Diseases 0.000 description 1
- 238000011068 loading method Methods 0.000 description 1
- 229950008991 lobaplatin Drugs 0.000 description 1
- 229950000909 lometrexol Drugs 0.000 description 1
- 229960003538 lonidamine Drugs 0.000 description 1
- WDRYRZXSPDWGEB-UHFFFAOYSA-N lonidamine Chemical compound C12=CC=CC=C2C(C(=O)O)=NN1CC1=CC=C(Cl)C=C1Cl WDRYRZXSPDWGEB-UHFFFAOYSA-N 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 210000004924 lung microvascular endothelial cell Anatomy 0.000 description 1
- RVFGKBWWUQOIOU-NDEPHWFRSA-N lurtotecan Chemical compound O=C([C@]1(O)CC)OCC(C(N2CC3=4)=O)=C1C=C2C3=NC1=CC=2OCCOC=2C=C1C=4CN1CCN(C)CC1 RVFGKBWWUQOIOU-NDEPHWFRSA-N 0.000 description 1
- 229950002654 lurtotecan Drugs 0.000 description 1
- 230000006674 lysosomal degradation Effects 0.000 description 1
- 230000002132 lysosomal effect Effects 0.000 description 1
- 229940124302 mTOR inhibitor Drugs 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 1
- 235000019341 magnesium sulphate Nutrition 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 210000004962 mammalian cell Anatomy 0.000 description 1
- 239000003628 mammalian target of rapamycin inhibitor Substances 0.000 description 1
- 210000005075 mammary gland Anatomy 0.000 description 1
- 238000004949 mass spectrometry Methods 0.000 description 1
- 239000011159 matrix material Substances 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- BCVXHSPFUWZLGQ-UHFFFAOYSA-N mecn acetonitrile Chemical compound CC#N.CC#N BCVXHSPFUWZLGQ-UHFFFAOYSA-N 0.000 description 1
- 229960001929 meloxicam Drugs 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- 229910052753 mercury Inorganic materials 0.000 description 1
- 230000004060 metabolic process Effects 0.000 description 1
- 229910052751 metal Inorganic materials 0.000 description 1
- 239000002184 metal Substances 0.000 description 1
- 229910021645 metal ion Inorganic materials 0.000 description 1
- 230000001394 metastastic effect Effects 0.000 description 1
- 206010061289 metastatic neoplasm Diseases 0.000 description 1
- NBTOZLQBSIZIKS-UHFFFAOYSA-N methoxide Chemical compound [O-]C NBTOZLQBSIZIKS-UHFFFAOYSA-N 0.000 description 1
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- 125000002816 methylsulfanyl group Chemical group [H]C([H])([H])S[*] 0.000 description 1
- 125000004170 methylsulfonyl group Chemical group [H]C([H])([H])S(*)(=O)=O 0.000 description 1
- 229940099246 mevacor Drugs 0.000 description 1
- 230000003228 microsomal effect Effects 0.000 description 1
- 239000002395 mineralocorticoid Substances 0.000 description 1
- 229950010913 mitolactol Drugs 0.000 description 1
- VFKZTMPDYBFSTM-GUCUJZIJSA-N mitolactol Chemical compound BrC[C@H](O)[C@@H](O)[C@@H](O)[C@H](O)CBr VFKZTMPDYBFSTM-GUCUJZIJSA-N 0.000 description 1
- 230000011278 mitosis Effects 0.000 description 1
- 239000003607 modifier Substances 0.000 description 1
- 230000004784 molecular pathogenesis Effects 0.000 description 1
- 125000002950 monocyclic group Chemical group 0.000 description 1
- 150000002772 monosaccharides Chemical class 0.000 description 1
- 125000001421 myristyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- FENPZLQWKXNRMT-UHFFFAOYSA-N n-(4-hydroxy-2-nitrophenyl)formamide Chemical compound OC1=CC=C(NC=O)C([N+]([O-])=O)=C1 FENPZLQWKXNRMT-UHFFFAOYSA-N 0.000 description 1
- GWKBJILKCSXHMY-UHFFFAOYSA-N n-(5-tert-butyl-2-chlorophenyl)-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC(C(C)(C)C)=CC=C1Cl GWKBJILKCSXHMY-UHFFFAOYSA-N 0.000 description 1
- NJSMWLQOCQIOPE-OCHFTUDZSA-N n-[(e)-[10-[(e)-(4,5-dihydro-1h-imidazol-2-ylhydrazinylidene)methyl]anthracen-9-yl]methylideneamino]-4,5-dihydro-1h-imidazol-2-amine Chemical compound N1CCN=C1N\N=C\C(C1=CC=CC=C11)=C(C=CC=C2)C2=C1\C=N\NC1=NCCN1 NJSMWLQOCQIOPE-OCHFTUDZSA-N 0.000 description 1
- ZDUZYDDAHVZGCI-UHFFFAOYSA-N n-[2-(dimethylamino)ethyl]-9-hydroxy-5,6-dimethylpyrido[4,3-b]carbazole-1-carboxamide Chemical compound CN1C2=CC=C(O)C=C2C2=C1C(C)=C1C=CN=C(C(=O)NCCN(C)C)C1=C2 ZDUZYDDAHVZGCI-UHFFFAOYSA-N 0.000 description 1
- XBGNERSKEKDZDS-UHFFFAOYSA-N n-[2-(dimethylamino)ethyl]acridine-4-carboxamide Chemical compound C1=CC=C2N=C3C(C(=O)NCCN(C)C)=CC=CC3=CC2=C1 XBGNERSKEKDZDS-UHFFFAOYSA-N 0.000 description 1
- LSXCYTXSLQOPKR-UHFFFAOYSA-N n-[2-[3-[(4-cyanophenyl)methyl]imidazol-4-yl]ethyl]-1-(2,2-diphenylethyl)piperidine-3-carboxamide Chemical compound C1CCN(CC(C=2C=CC=CC=2)C=2C=CC=CC=2)CC1C(=O)NCCC1=CN=CN1CC1=CC=C(C#N)C=C1 LSXCYTXSLQOPKR-UHFFFAOYSA-N 0.000 description 1
- RECKFDASWBRPIB-UHFFFAOYSA-N n-[2-fluoro-5-(trifluoromethyl)phenyl]-1-methyl-5-[2-(5-methyl-1h-imidazol-2-yl)pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N1C(C)=CN=C1C1=CC(OC=2C=C3N=C(NC=4C(=CC=C(C=4)C(F)(F)F)F)N(C)C3=CC=2)=CC=N1 RECKFDASWBRPIB-UHFFFAOYSA-N 0.000 description 1
- TVGOVJBPRUSVSX-UHFFFAOYSA-N n-[4-fluoro-3-(trifluoromethyl)phenyl]-1-methyl-5-[2-[5-(trifluoromethyl)-1h-imidazol-2-yl]pyridin-4-yl]oxybenzimidazol-2-amine Chemical compound N=1C2=CC(OC=3C=C(N=CC=3)C=3NC(=CN=3)C(F)(F)F)=CC=C2N(C)C=1NC1=CC=C(F)C(C(F)(F)F)=C1 TVGOVJBPRUSVSX-UHFFFAOYSA-N 0.000 description 1
- GWLFIMOOGVXSMZ-UHFFFAOYSA-N n-[[1-[2-(diethylamino)ethylamino]-7-methoxy-9-oxothioxanthen-4-yl]methyl]formamide Chemical compound S1C2=CC=C(OC)C=C2C(=O)C2=C1C(CNC=O)=CC=C2NCCN(CC)CC GWLFIMOOGVXSMZ-UHFFFAOYSA-N 0.000 description 1
- WOOWBQQQJXZGIE-UHFFFAOYSA-N n-ethyl-n-propan-2-ylpropan-2-amine Chemical compound CCN(C(C)C)C(C)C.CCN(C(C)C)C(C)C WOOWBQQQJXZGIE-UHFFFAOYSA-N 0.000 description 1
- KVBGVZZKJNLNJU-UHFFFAOYSA-M naphthalene-2-sulfonate Chemical compound C1=CC=CC2=CC(S(=O)(=O)[O-])=CC=C21 KVBGVZZKJNLNJU-UHFFFAOYSA-M 0.000 description 1
- 229950007221 nedaplatin Drugs 0.000 description 1
- 230000017095 negative regulation of cell growth Effects 0.000 description 1
- IXOXBSCIXZEQEQ-UHTZMRCNSA-N nelarabine Chemical compound C1=NC=2C(OC)=NC(N)=NC=2N1[C@@H]1O[C@H](CO)[C@@H](O)[C@@H]1O IXOXBSCIXZEQEQ-UHTZMRCNSA-N 0.000 description 1
- 229960000801 nelarabine Drugs 0.000 description 1
- 230000009826 neoplastic cell growth Effects 0.000 description 1
- 230000003472 neutralizing effect Effects 0.000 description 1
- 229910052759 nickel Inorganic materials 0.000 description 1
- 229960002653 nilutamide Drugs 0.000 description 1
- XWXYUMMDTVBTOU-UHFFFAOYSA-N nilutamide Chemical compound O=C1C(C)(C)NC(=O)N1C1=CC=C([N+]([O-])=O)C(C(F)(F)F)=C1 XWXYUMMDTVBTOU-UHFFFAOYSA-N 0.000 description 1
- 229960001420 nimustine Drugs 0.000 description 1
- VFEDRRNHLBGPNN-UHFFFAOYSA-N nimustine Chemical compound CC1=NC=C(CNC(=O)N(CCCl)N=O)C(N)=N1 VFEDRRNHLBGPNN-UHFFFAOYSA-N 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 239000012299 nitrogen atmosphere Substances 0.000 description 1
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 1
- XHWRWCSCBDLOLM-UHFFFAOYSA-N nolatrexed Chemical compound CC1=CC=C2NC(N)=NC(=O)C2=C1SC1=CC=NC=C1 XHWRWCSCBDLOLM-UHFFFAOYSA-N 0.000 description 1
- 229950000891 nolatrexed Drugs 0.000 description 1
- 231100000344 non-irritating Toxicity 0.000 description 1
- 208000002154 non-small cell lung carcinoma Diseases 0.000 description 1
- 125000001400 nonyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 238000003199 nucleic acid amplification method Methods 0.000 description 1
- 239000002773 nucleotide Substances 0.000 description 1
- 125000003729 nucleotide group Chemical group 0.000 description 1
- 210000004940 nucleus Anatomy 0.000 description 1
- 235000015097 nutrients Nutrition 0.000 description 1
- 125000002347 octyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 239000003921 oil Substances 0.000 description 1
- 235000019198 oils Nutrition 0.000 description 1
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 1
- 231100000590 oncogenic Toxicity 0.000 description 1
- 230000002246 oncogenic effect Effects 0.000 description 1
- 238000005580 one pot reaction Methods 0.000 description 1
- 229940005483 opioid analgesics Drugs 0.000 description 1
- 239000010502 orange oil Substances 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 230000002018 overexpression Effects 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 229960001756 oxaliplatin Drugs 0.000 description 1
- DWAFYCQODLXJNR-BNTLRKBRSA-L oxaliplatin Chemical compound O1C(=O)C(=O)O[Pt]11N[C@@H]2CCCC[C@H]2N1 DWAFYCQODLXJNR-BNTLRKBRSA-L 0.000 description 1
- 125000002971 oxazolyl group Chemical group 0.000 description 1
- 230000003076 paracrine Effects 0.000 description 1
- 230000007170 pathology Effects 0.000 description 1
- 229960005079 pemetrexed Drugs 0.000 description 1
- QOFFJEBXNKRSPX-ZDUSSCGKSA-N pemetrexed Chemical compound C1=N[C]2NC(N)=NC(=O)C2=C1CCC1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 QOFFJEBXNKRSPX-ZDUSSCGKSA-N 0.000 description 1
- 229940043138 pentosan polysulfate Drugs 0.000 description 1
- 229960002340 pentostatin Drugs 0.000 description 1
- FPVKHBSQESCIEP-JQCXWYLXSA-N pentostatin Chemical compound C1[C@H](O)[C@@H](CO)O[C@H]1N1C(N=CNC[C@H]2O)=C2N=C1 FPVKHBSQESCIEP-JQCXWYLXSA-N 0.000 description 1
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 1
- 239000002304 perfume Substances 0.000 description 1
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 1
- 239000008177 pharmaceutical agent Substances 0.000 description 1
- 239000012071 phase Substances 0.000 description 1
- 125000003884 phenylalkyl group Chemical group 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- 150000008105 phosphatidylcholines Chemical class 0.000 description 1
- 102000051624 phosphatidylethanolamine binding protein Human genes 0.000 description 1
- 108700021017 phosphatidylethanolamine binding protein Proteins 0.000 description 1
- 229940043441 phosphoinositide 3-kinase inhibitor Drugs 0.000 description 1
- 229940037129 plain mineralocorticoids for systemic use Drugs 0.000 description 1
- 239000004033 plastic Substances 0.000 description 1
- 229920003023 plastic Polymers 0.000 description 1
- 150000003058 platinum compounds Chemical class 0.000 description 1
- HRGDZIGMBDGFTC-UHFFFAOYSA-N platinum(2+) Chemical compound [Pt+2] HRGDZIGMBDGFTC-UHFFFAOYSA-N 0.000 description 1
- 229950008499 plitidepsin Drugs 0.000 description 1
- UUSZLLQJYRSZIS-LXNNNBEUSA-N plitidepsin Chemical compound CN([C@H](CC(C)C)C(=O)N[C@@H]1C(=O)N[C@@H]([C@H](CC(=O)O[C@H](C(=O)[C@H](C)C(=O)N[C@@H](CC(C)C)C(=O)N2CCC[C@H]2C(=O)N(C)[C@@H](CC=2C=CC(OC)=CC=2)C(=O)O[C@@H]1C)C(C)C)O)[C@@H](C)CC)C(=O)[C@@H]1CCCN1C(=O)C(C)=O UUSZLLQJYRSZIS-LXNNNBEUSA-N 0.000 description 1
- 108010049948 plitidepsin Proteins 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 102000040430 polynucleotide Human genes 0.000 description 1
- 108091033319 polynucleotide Proteins 0.000 description 1
- 239000002157 polynucleotide Substances 0.000 description 1
- 229920000136 polysorbate Polymers 0.000 description 1
- 229920000166 polytrimethylene carbonate Polymers 0.000 description 1
- 239000011591 potassium Substances 0.000 description 1
- 229910052700 potassium Inorganic materials 0.000 description 1
- 235000011118 potassium hydroxide Nutrition 0.000 description 1
- LJCNRYVRMXRIQR-OLXYHTOASA-L potassium sodium L-tartrate Chemical compound [Na+].[K+].[O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O LJCNRYVRMXRIQR-OLXYHTOASA-L 0.000 description 1
- 229940074439 potassium sodium tartrate Drugs 0.000 description 1
- 229940089484 pravachol Drugs 0.000 description 1
- 229960002965 pravastatin Drugs 0.000 description 1
- 229960004694 prednimustine Drugs 0.000 description 1
- 229960005205 prednisolone Drugs 0.000 description 1
- OIGNJSKKLXVSLS-VWUMJDOOSA-N prednisolone Chemical compound O=C1C=C[C@]2(C)[C@H]3[C@@H](O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 OIGNJSKKLXVSLS-VWUMJDOOSA-N 0.000 description 1
- 229960004618 prednisone Drugs 0.000 description 1
- XOFYZVNMUHMLCC-ZPOLXVRWSA-N prednisone Chemical compound O=C1C=C[C@]2(C)[C@H]3C(=O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 XOFYZVNMUHMLCC-ZPOLXVRWSA-N 0.000 description 1
- 230000035935 pregnancy Effects 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 150000003141 primary amines Chemical class 0.000 description 1
- 238000012545 processing Methods 0.000 description 1
- 238000011321 prophylaxis Methods 0.000 description 1
- WGYKZJWCGVVSQN-UHFFFAOYSA-N propylamine Chemical compound CCCN WGYKZJWCGVVSQN-UHFFFAOYSA-N 0.000 description 1
- QQONPFPTGQHPMA-UHFFFAOYSA-N propylene Natural products CC=C QQONPFPTGQHPMA-UHFFFAOYSA-N 0.000 description 1
- 125000004805 propylene group Chemical group [H]C([H])([H])C([H])([*:1])C([H])([H])[*:2] 0.000 description 1
- 239000002599 prostaglandin synthase inhibitor Substances 0.000 description 1
- 201000001514 prostate carcinoma Diseases 0.000 description 1
- 239000003197 protein kinase B inhibitor Substances 0.000 description 1
- 229950007401 pumitepa Drugs 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- 125000003226 pyrazolyl group Chemical group 0.000 description 1
- 125000002098 pyridazinyl group Chemical group 0.000 description 1
- 125000000168 pyrrolyl group Chemical group 0.000 description 1
- 229940120731 pyruvaldehyde Drugs 0.000 description 1
- 125000001453 quaternary ammonium group Chemical group 0.000 description 1
- 125000002294 quinazolinyl group Chemical group N1=C(N=CC2=CC=CC=C12)* 0.000 description 1
- XCRPPAPDRUBKRJ-UHFFFAOYSA-N quinolin-7-ol Chemical compound C1=CC=NC2=CC(O)=CC=C21 XCRPPAPDRUBKRJ-UHFFFAOYSA-N 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 125000001567 quinoxalinyl group Chemical group N1=C(C=NC2=CC=CC=C12)* 0.000 description 1
- 230000005855 radiation Effects 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 238000001959 radiotherapy Methods 0.000 description 1
- 229960004432 raltitrexed Drugs 0.000 description 1
- 229960002185 ranimustine Drugs 0.000 description 1
- 230000035484 reaction time Effects 0.000 description 1
- 238000003259 recombinant expression Methods 0.000 description 1
- 230000006798 recombination Effects 0.000 description 1
- 238000005215 recombination Methods 0.000 description 1
- 210000000664 rectum Anatomy 0.000 description 1
- 238000004064 recycling Methods 0.000 description 1
- 238000006722 reduction reaction Methods 0.000 description 1
- 230000008929 regeneration Effects 0.000 description 1
- 238000011069 regeneration method Methods 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 238000007634 remodeling Methods 0.000 description 1
- 229940100552 retinamide Drugs 0.000 description 1
- 229930002330 retinoic acid Natural products 0.000 description 1
- 108091092562 ribozyme Proteins 0.000 description 1
- 238000006798 ring closing metathesis reaction Methods 0.000 description 1
- 239000003419 rna directed dna polymerase inhibitor Substances 0.000 description 1
- 229960000371 rofecoxib Drugs 0.000 description 1
- 102220294335 rs1554842938 Human genes 0.000 description 1
- VHXNKPBCCMUMSW-FQEVSTJZSA-N rubitecan Chemical compound C1=CC([N+]([O-])=O)=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 VHXNKPBCCMUMSW-FQEVSTJZSA-N 0.000 description 1
- 229950009213 rubitecan Drugs 0.000 description 1
- 229960005399 satraplatin Drugs 0.000 description 1
- 190014017285 satraplatin Chemical compound 0.000 description 1
- 150000003335 secondary amines Chemical class 0.000 description 1
- BTIHMVBBUGXLCJ-OAHLLOKOSA-N seliciclib Chemical compound C=12N=CN(C(C)C)C2=NC(N[C@@H](CO)CC)=NC=1NCC1=CC=CC=C1 BTIHMVBBUGXLCJ-OAHLLOKOSA-N 0.000 description 1
- 230000035945 sensitivity Effects 0.000 description 1
- 230000001235 sensitizing effect Effects 0.000 description 1
- 239000012679 serum free medium Substances 0.000 description 1
- 235000012239 silicon dioxide Nutrition 0.000 description 1
- 210000003491 skin Anatomy 0.000 description 1
- 208000000649 small cell carcinoma Diseases 0.000 description 1
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 1
- 229950010372 sobuzoxane Drugs 0.000 description 1
- 239000012419 sodium bis(2-methoxyethoxy)aluminum hydride Substances 0.000 description 1
- 235000019812 sodium carboxymethyl cellulose Nutrition 0.000 description 1
- 229920001027 sodium carboxymethylcellulose Polymers 0.000 description 1
- QDRKDTQENPPHOJ-UHFFFAOYSA-N sodium ethoxide Chemical compound [Na+].CC[O-] QDRKDTQENPPHOJ-UHFFFAOYSA-N 0.000 description 1
- 235000011006 sodium potassium tartrate Nutrition 0.000 description 1
- JJGWLCLUQNFDIS-GTSONSFRSA-M sodium;1-[6-[5-[(3as,4s,6ar)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]hexanoyloxy]-2,5-dioxopyrrolidine-3-sulfonate Chemical compound [Na+].O=C1C(S(=O)(=O)[O-])CC(=O)N1OC(=O)CCCCCNC(=O)CCCC[C@H]1[C@H]2NC(=O)N[C@H]2CS1 JJGWLCLUQNFDIS-GTSONSFRSA-M 0.000 description 1
- 230000009322 somatic translocation Effects 0.000 description 1
- 229960003787 sorafenib Drugs 0.000 description 1
- 239000007921 spray Substances 0.000 description 1
- 230000003637 steroidlike Effects 0.000 description 1
- 229910052682 stishovite Inorganic materials 0.000 description 1
- 230000004960 subcellular localization Effects 0.000 description 1
- 238000010254 subcutaneous injection Methods 0.000 description 1
- 239000007929 subcutaneous injection Substances 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000001384 succinic acid Substances 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- FDDDEECHVMSUSB-UHFFFAOYSA-N sulfanilamide Chemical compound NC1=CC=C(S(N)(=O)=O)C=C1 FDDDEECHVMSUSB-UHFFFAOYSA-N 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 229960005566 swainsonine Drugs 0.000 description 1
- FXUAIOOAOAVCGD-FKSUSPILSA-N swainsonine Chemical compound C1CC[C@H](O)[C@H]2[C@H](O)[C@H](O)CN21 FXUAIOOAOAVCGD-FKSUSPILSA-N 0.000 description 1
- FXUAIOOAOAVCGD-UHFFFAOYSA-N swainsonine Natural products C1CCC(O)C2C(O)C(O)CN21 FXUAIOOAOAVCGD-UHFFFAOYSA-N 0.000 description 1
- 208000024891 symptom Diseases 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 235000012222 talc Nutrition 0.000 description 1
- 230000008685 targeting Effects 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- 229960003102 tasonermin Drugs 0.000 description 1
- 238000003419 tautomerization reaction Methods 0.000 description 1
- 229940063683 taxotere Drugs 0.000 description 1
- 229960001674 tegafur Drugs 0.000 description 1
- WFWLQNSHRPWKFK-ZCFIWIBFSA-N tegafur Chemical compound O=C1NC(=O)C(F)=CN1[C@@H]1OCCC1 WFWLQNSHRPWKFK-ZCFIWIBFSA-N 0.000 description 1
- 229960004964 temozolomide Drugs 0.000 description 1
- 229960000235 temsirolimus Drugs 0.000 description 1
- NRUKOCRGYNPUPR-QBPJDGROSA-N teniposide Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@@H](OC[C@H]4O3)C=3SC=CC=3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 NRUKOCRGYNPUPR-QBPJDGROSA-N 0.000 description 1
- 229960001278 teniposide Drugs 0.000 description 1
- 150000003512 tertiary amines Chemical class 0.000 description 1
- CBXCPBUEXACCNR-UHFFFAOYSA-N tetraethylammonium Chemical compound CC[N+](CC)(CC)CC CBXCPBUEXACCNR-UHFFFAOYSA-N 0.000 description 1
- WHRNULOCNSKMGB-UHFFFAOYSA-N tetrahydrofuran thf Chemical compound C1CCOC1.C1CCOC1 WHRNULOCNSKMGB-UHFFFAOYSA-N 0.000 description 1
- QEMXHQIAXOOASZ-UHFFFAOYSA-N tetramethylammonium Chemical compound C[N+](C)(C)C QEMXHQIAXOOASZ-UHFFFAOYSA-N 0.000 description 1
- 229960003433 thalidomide Drugs 0.000 description 1
- 230000004797 therapeutic response Effects 0.000 description 1
- 125000000335 thiazolyl group Chemical group 0.000 description 1
- 125000001544 thienyl group Chemical group 0.000 description 1
- 229960004072 thrombin Drugs 0.000 description 1
- 229950002376 tirapazamine Drugs 0.000 description 1
- ORYDPOVDJJZGHQ-UHFFFAOYSA-N tirapazamine Chemical compound C1=CC=CC2=[N+]([O-])C(N)=N[N+]([O-])=C21 ORYDPOVDJJZGHQ-UHFFFAOYSA-N 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 238000011200 topical administration Methods 0.000 description 1
- XFCLJVABOIYOMF-QPLCGJKRSA-N toremifene Chemical compound C1=CC(OCCN(C)C)=CC=C1C(\C=1C=CC=CC=1)=C(\CCCl)C1=CC=CC=C1 XFCLJVABOIYOMF-QPLCGJKRSA-N 0.000 description 1
- 229960005026 toremifene Drugs 0.000 description 1
- 229960005267 tositumomab Drugs 0.000 description 1
- 239000003053 toxin Substances 0.000 description 1
- 231100000765 toxin Toxicity 0.000 description 1
- 108700012359 toxins Proteins 0.000 description 1
- PKVRCIRHQMSYJX-AIFWHQITSA-N trabectedin Chemical compound C([C@@]1(C(OC2)=O)NCCC3=C1C=C(C(=C3)O)OC)S[C@@H]1C3=C(OC(C)=O)C(C)=C4OCOC4=C3[C@H]2N2[C@@H](O)[C@H](CC=3C4=C(O)C(OC)=C(C)C=3)N(C)[C@H]4[C@@H]21 PKVRCIRHQMSYJX-AIFWHQITSA-N 0.000 description 1
- 229960000977 trabectedin Drugs 0.000 description 1
- 238000001890 transfection Methods 0.000 description 1
- 238000000844 transformation Methods 0.000 description 1
- 230000007704 transition Effects 0.000 description 1
- ODLHGICHYURWBS-LKONHMLTSA-N trappsol cyclo Chemical compound CC(O)COC[C@H]([C@H]([C@@H]([C@H]1O)O)O[C@H]2O[C@@H]([C@@H](O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O[C@H]3O[C@H](COCC(C)O)[C@H]([C@@H]([C@H]3O)O)O3)[C@H](O)[C@H]2O)COCC(O)C)O[C@@H]1O[C@H]1[C@H](O)[C@@H](O)[C@@H]3O[C@@H]1COCC(C)O ODLHGICHYURWBS-LKONHMLTSA-N 0.000 description 1
- 229960001727 tretinoin Drugs 0.000 description 1
- 229960005526 triapine Drugs 0.000 description 1
- 150000003852 triazoles Chemical group 0.000 description 1
- 125000001425 triazolyl group Chemical group 0.000 description 1
- QORWJWZARLRLPR-UHFFFAOYSA-H tricalcium bis(phosphate) Chemical compound [Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O QORWJWZARLRLPR-UHFFFAOYSA-H 0.000 description 1
- 229910052905 tridymite Inorganic materials 0.000 description 1
- ITMCEJHCFYSIIV-UHFFFAOYSA-N triflic acid Chemical compound OS(=O)(=O)C(F)(F)F ITMCEJHCFYSIIV-UHFFFAOYSA-N 0.000 description 1
- 125000000876 trifluoromethoxy group Chemical group FC(F)(F)O* 0.000 description 1
- NOYPYLRCIDNJJB-UHFFFAOYSA-N trimetrexate Chemical compound COC1=C(OC)C(OC)=CC(NCC=2C(=C3C(N)=NC(N)=NC3=CC=2)C)=C1 NOYPYLRCIDNJJB-UHFFFAOYSA-N 0.000 description 1
- 229960001099 trimetrexate Drugs 0.000 description 1
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 1
- 238000001665 trituration Methods 0.000 description 1
- 229960000875 trofosfamide Drugs 0.000 description 1
- UMKFEPPTGMDVMI-UHFFFAOYSA-N trofosfamide Chemical compound ClCCN(CCCl)P1(=O)OCCCN1CCCl UMKFEPPTGMDVMI-UHFFFAOYSA-N 0.000 description 1
- 229950010147 troxacitabine Drugs 0.000 description 1
- RXRGZNYSEHTMHC-BQBZGAKWSA-N troxacitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1O[C@@H](CO)OC1 RXRGZNYSEHTMHC-BQBZGAKWSA-N 0.000 description 1
- 102000003390 tumor necrosis factor Human genes 0.000 description 1
- 102000003298 tumor necrosis factor receptor Human genes 0.000 description 1
- 230000005751 tumor progression Effects 0.000 description 1
- OUYCCCASQSFEME-UHFFFAOYSA-N tyrosine Natural products OC(=O)C(N)CC1=CC=C(O)C=C1 OUYCCCASQSFEME-UHFFFAOYSA-N 0.000 description 1
- 238000010798 ubiquitination Methods 0.000 description 1
- 230000034512 ubiquitination Effects 0.000 description 1
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical compound CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 1
- 125000002948 undecyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 229960005486 vaccine Drugs 0.000 description 1
- 229960000653 valrubicin Drugs 0.000 description 1
- ZOCKGBMQLCSHFP-KQRAQHLDSA-N valrubicin Chemical compound O([C@H]1C[C@](CC2=C(O)C=3C(=O)C4=CC=CC(OC)=C4C(=O)C=3C(O)=C21)(O)C(=O)COC(=O)CCCC)[C@H]1C[C@H](NC(=O)C(F)(F)F)[C@H](O)[C@H](C)O1 ZOCKGBMQLCSHFP-KQRAQHLDSA-N 0.000 description 1
- 230000002792 vascular Effects 0.000 description 1
- 230000006444 vascular growth Effects 0.000 description 1
- 230000008728 vascular permeability Effects 0.000 description 1
- 230000004862 vasculogenesis Effects 0.000 description 1
- 229960005212 vindesine sulfate Drugs 0.000 description 1
- NMDYYWFGPIMTKO-HBVLKOHWSA-N vinflunine Chemical compound C([C@@](C1=C(C2=CC=CC=C2N1)C1)(C2=C(OC)C=C3N(C)[C@@H]4[C@@]5(C3=C2)CCN2CC=C[C@]([C@@H]52)([C@H]([C@]4(O)C(=O)OC)OC(C)=O)CC)C(=O)OC)[C@H]2C[C@@H](C(C)(F)F)CN1C2 NMDYYWFGPIMTKO-HBVLKOHWSA-N 0.000 description 1
- 229960000922 vinflunine Drugs 0.000 description 1
- 238000010792 warming Methods 0.000 description 1
- 239000001993 wax Substances 0.000 description 1
- 230000004580 weight loss Effects 0.000 description 1
- 230000029663 wound healing Effects 0.000 description 1
- 229940072168 zocor Drugs 0.000 description 1
- FBTUMDXHSRTGRV-ALTNURHMSA-N zorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(\C)=N\NC(=O)C=1C=CC=CC=1)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 FBTUMDXHSRTGRV-ALTNURHMSA-N 0.000 description 1
- 229960000641 zorubicin Drugs 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing three or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing three or more hetero rings
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Oncology (AREA)
- Hematology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
Abstract
Description


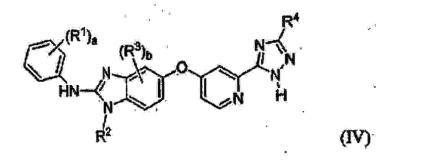
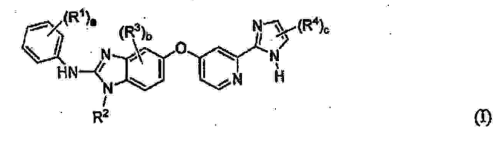


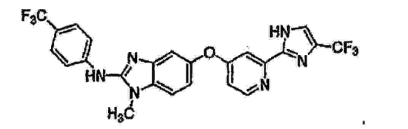


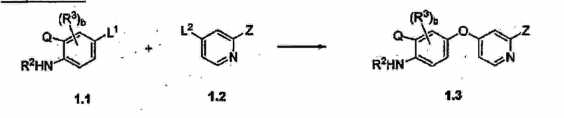
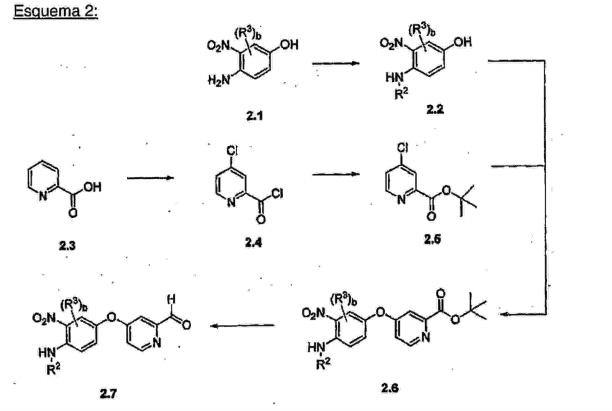

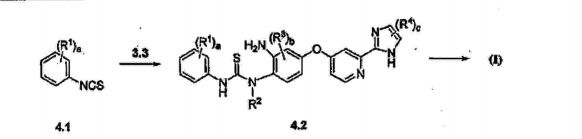
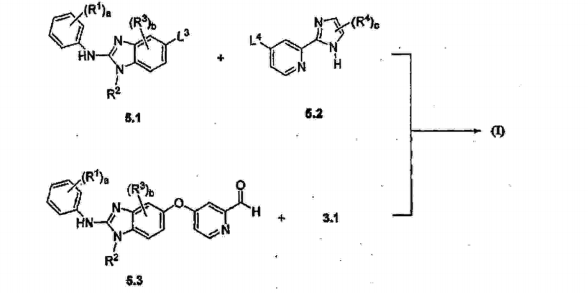
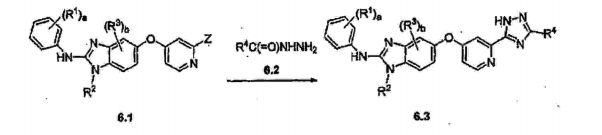
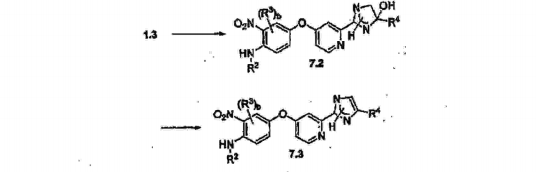
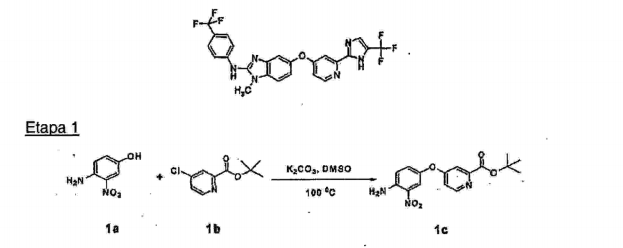


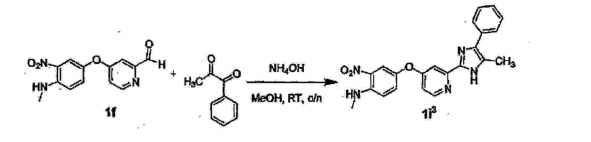

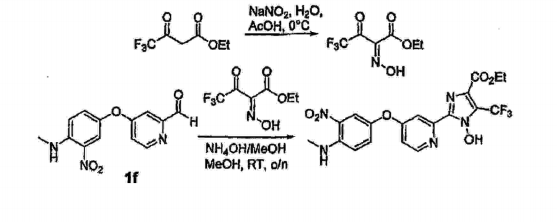
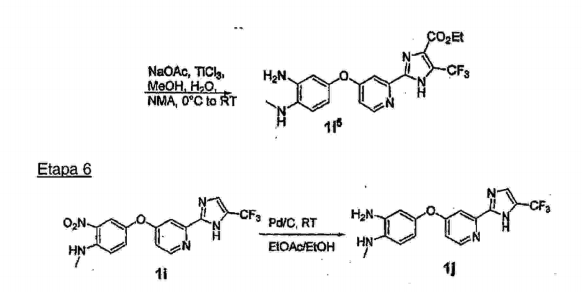
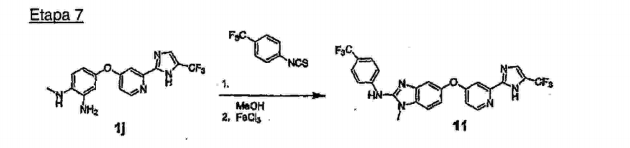

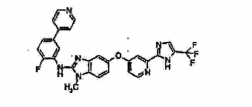
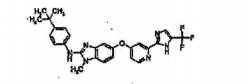
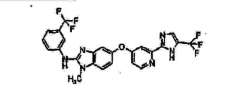
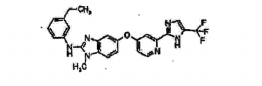
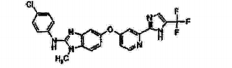

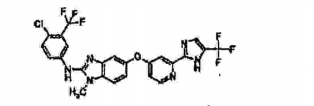





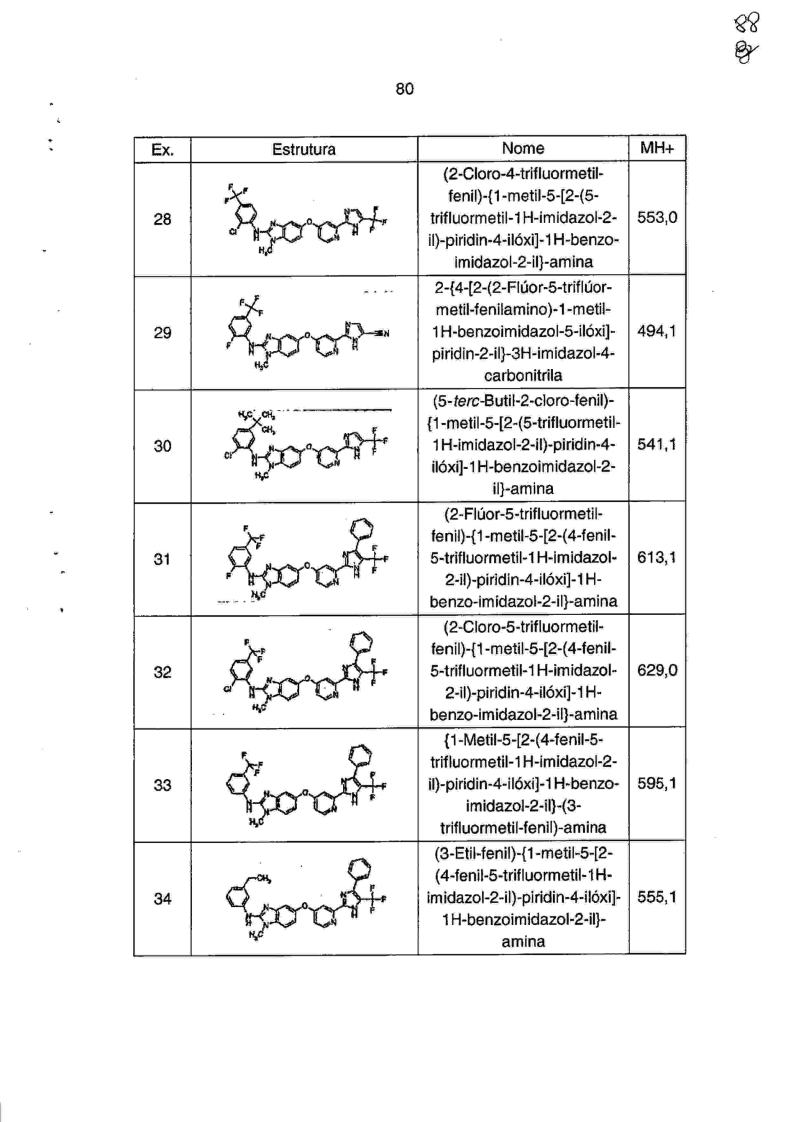
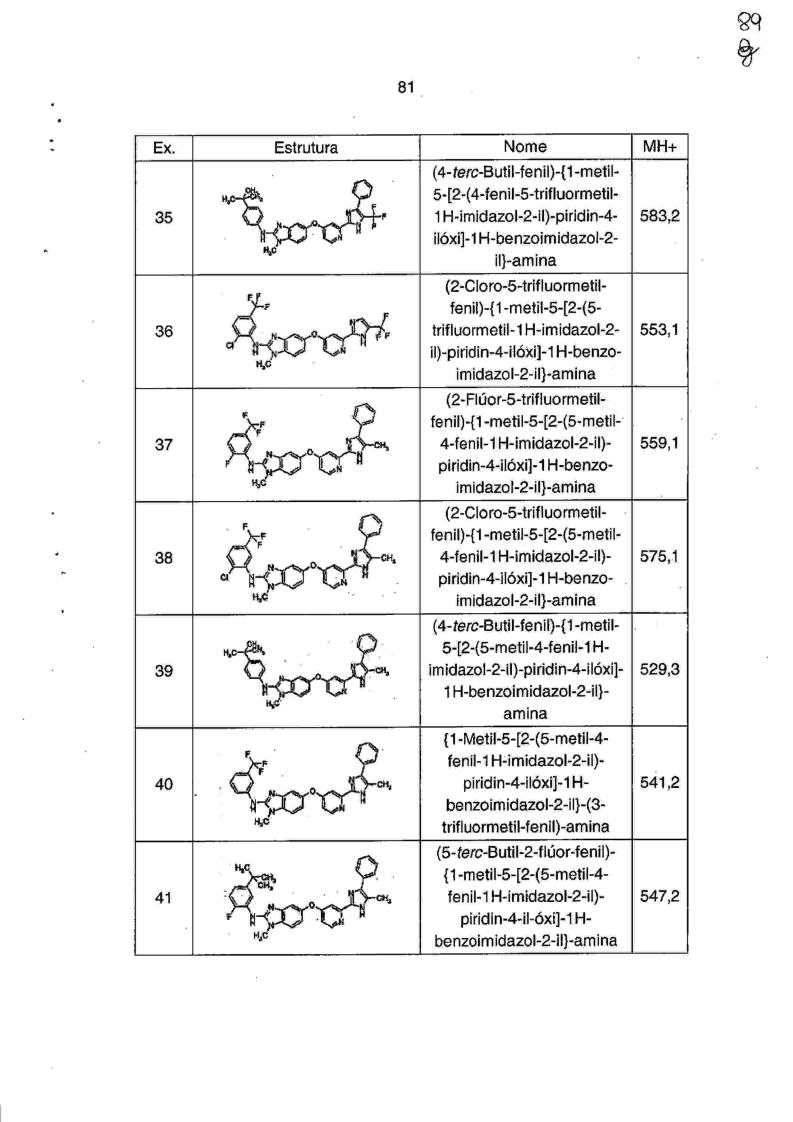
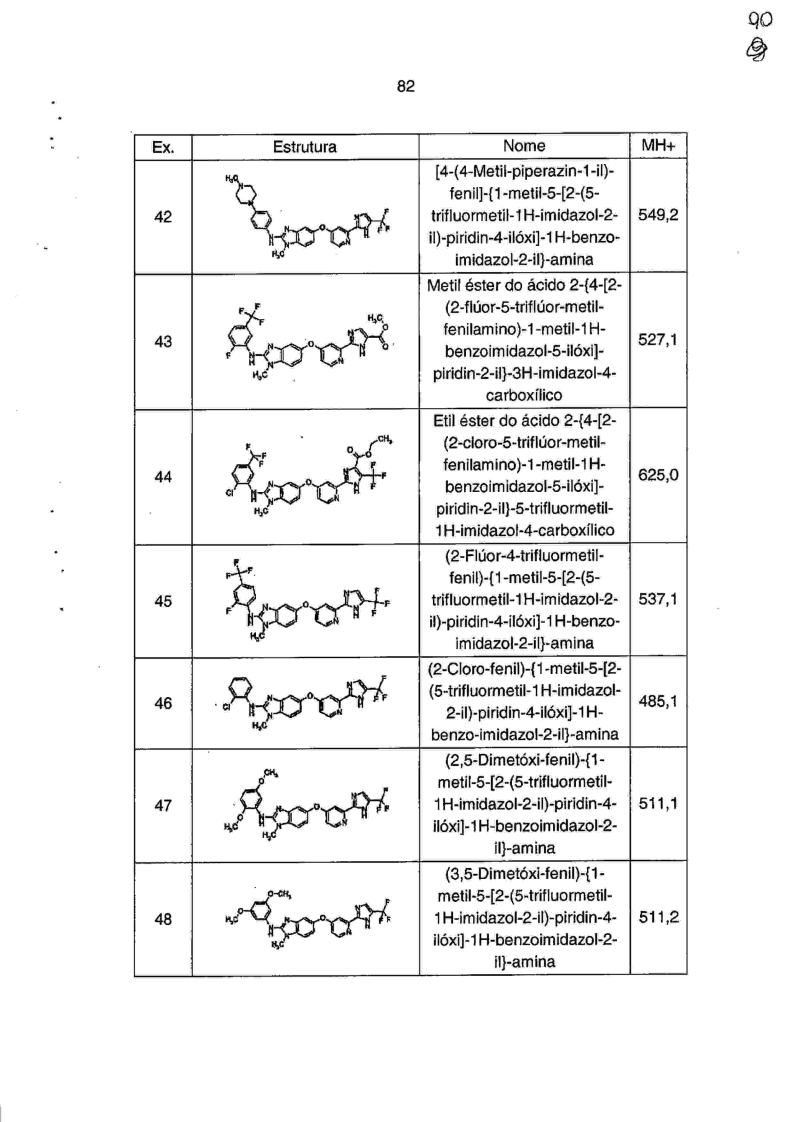
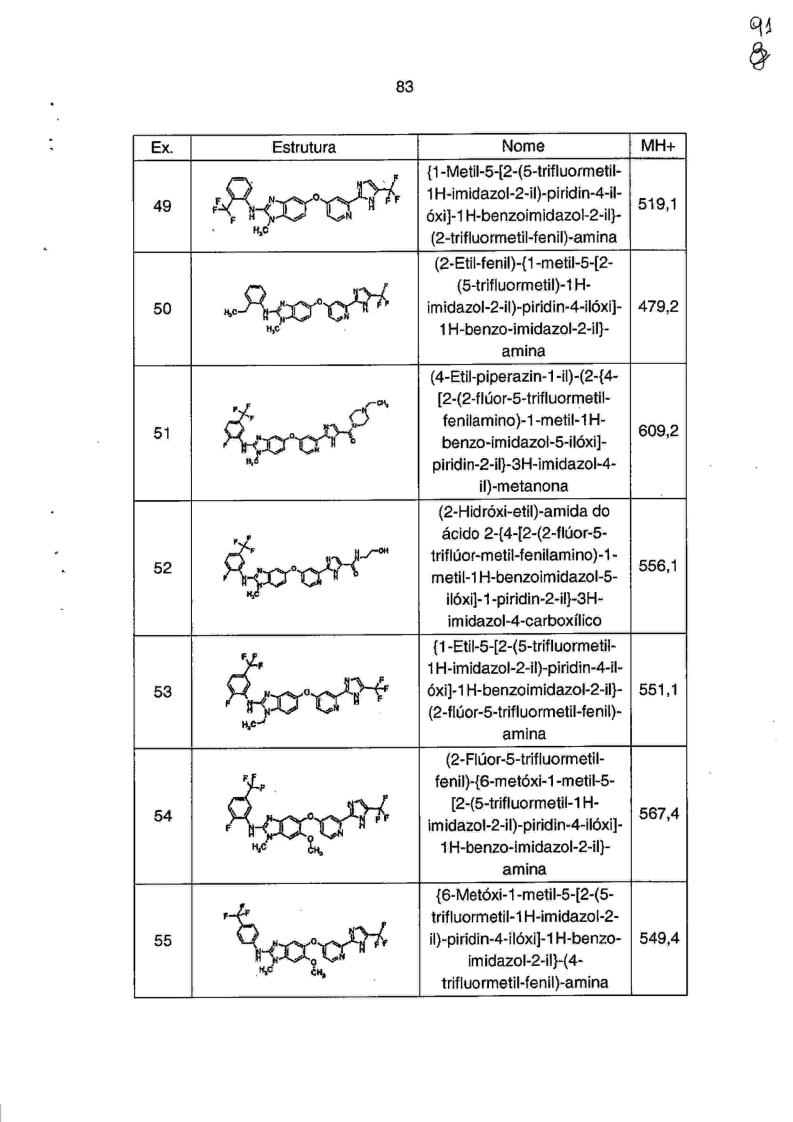
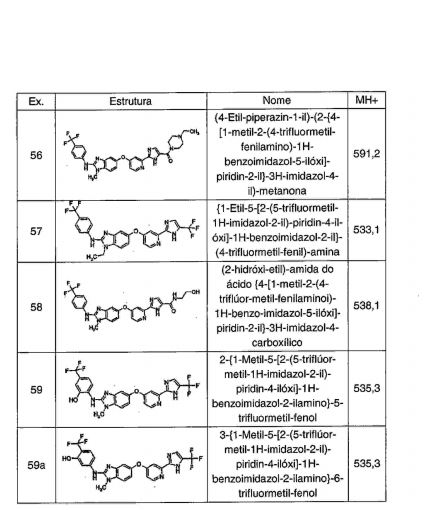

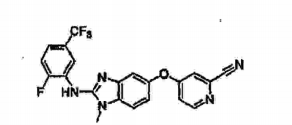
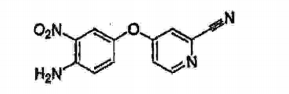
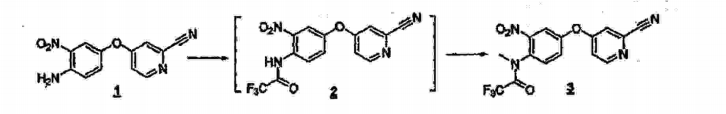
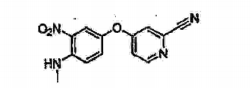
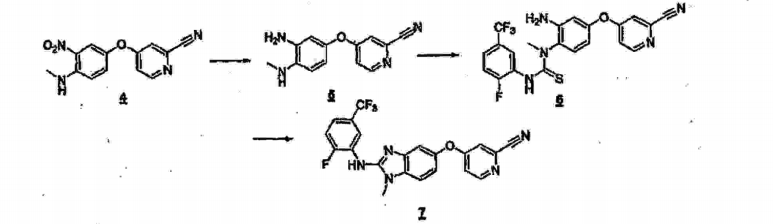
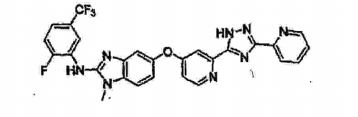


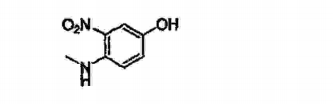
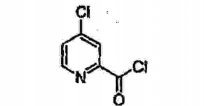
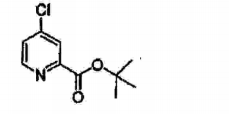

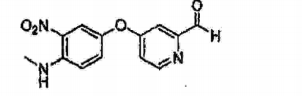

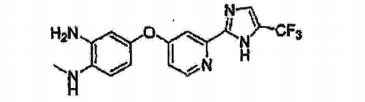


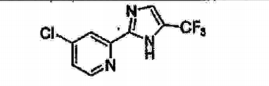
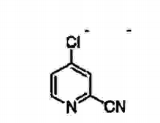
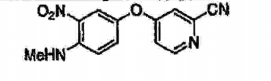


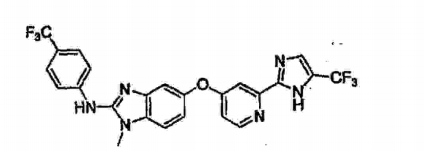
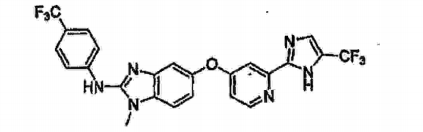
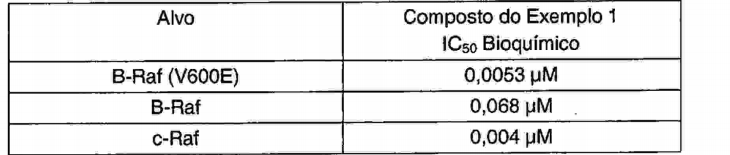


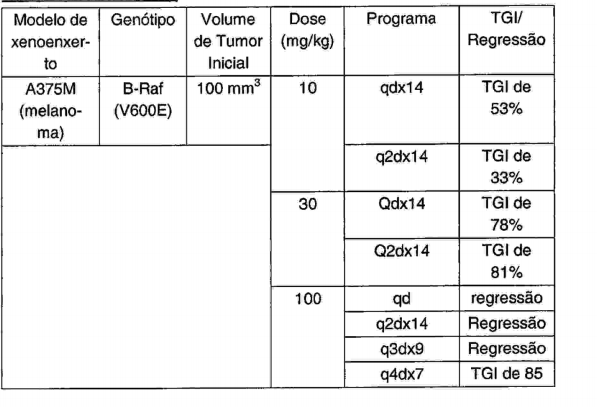

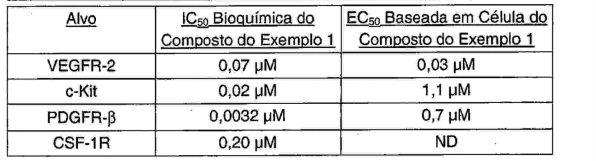
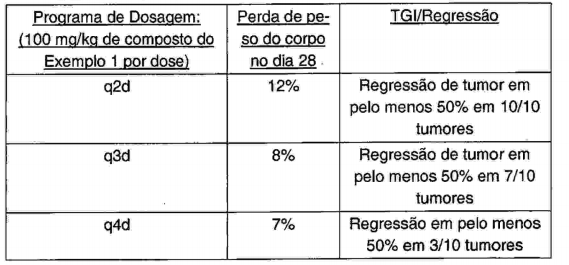
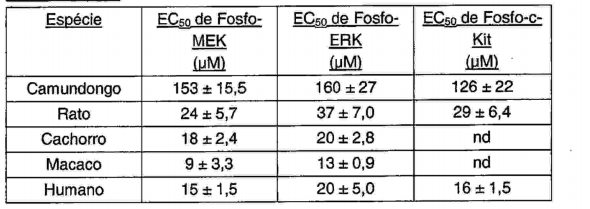
Claims (36)


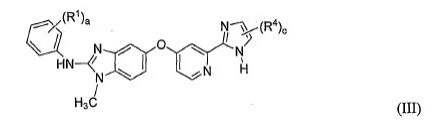
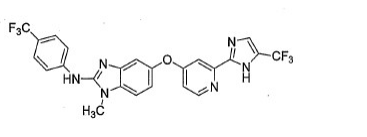
Applications Claiming Priority (9)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US71310805P | 2005-08-30 | 2005-08-30 | |
| US71253905P | 2005-08-30 | 2005-08-30 | |
| US60/713,108 | 2005-08-30 | ||
| US60/712,539 | 2005-08-30 | ||
| US73159105P | 2005-10-27 | 2005-10-27 | |
| US60/731,591 | 2005-10-27 | ||
| US77468406P | 2006-02-17 | 2006-02-17 | |
| US60/774,684 | 2006-02-17 | ||
| PCT/US2006/034088 WO2007030377A1 (en) | 2005-08-30 | 2006-08-30 | Substituted benzimidazoles as kinase inhibitors |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| BRPI0615309A2 BRPI0615309A2 (pt) | 2011-05-17 |
| BRPI0615309B1 true BRPI0615309B1 (pt) | 2021-07-27 |
Family
ID=37434025
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0615314-3A BRPI0615314A2 (pt) | 2005-08-30 | 2006-08-30 | métodos de preparação de benzimidazóis substituìdos |
| BRPI0615309-7A BRPI0615309B1 (pt) | 2005-08-30 | 2006-08-30 | Compostos ou sais farmaceuticamente aceitáveis dos mesmos, composição e uso de um composto, tautômero, sal farmaceuticamente aceitável ou sal farmaceuticamente aceitável do tautômero do mesmo |
Family Applications Before (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0615314-3A BRPI0615314A2 (pt) | 2005-08-30 | 2006-08-30 | métodos de preparação de benzimidazóis substituìdos |
Country Status (36)
| Country | Link |
|---|---|
| US (6) | US7482367B2 (pt) |
| EP (2) | EP1926722B1 (pt) |
| JP (4) | JP5210866B2 (pt) |
| KR (2) | KR20080039964A (pt) |
| AR (2) | AR055622A1 (pt) |
| AT (2) | ATE503751T1 (pt) |
| AU (2) | AU2006284666B2 (pt) |
| BR (2) | BRPI0615314A2 (pt) |
| CA (2) | CA2620472C (pt) |
| CR (1) | CR9716A (pt) |
| CU (1) | CU23784B7 (pt) |
| CY (2) | CY1111871T1 (pt) |
| DE (1) | DE602006021036D1 (pt) |
| DK (2) | DK1926722T3 (pt) |
| EA (1) | EA014230B1 (pt) |
| EC (2) | ECSP088210A (pt) |
| ES (1) | ES2374451T3 (pt) |
| GE (1) | GEP20105004B (pt) |
| GT (1) | GT200600394A (pt) |
| HN (1) | HN2008000317A (pt) |
| HR (2) | HRP20110939T1 (pt) |
| IL (2) | IL189080A (pt) |
| MA (2) | MA29772B1 (pt) |
| MY (2) | MY163886A (pt) |
| NI (1) | NI200800060A (pt) |
| NO (1) | NO20081476L (pt) |
| NZ (2) | NZ565451A (pt) |
| PE (2) | PE20070335A1 (pt) |
| PL (2) | PL1924577T3 (pt) |
| PT (2) | PT1924577E (pt) |
| RS (1) | RS52099B (pt) |
| SI (2) | SI1924577T1 (pt) |
| SM (1) | SMAP200800022A (pt) |
| TN (2) | TNSN08089A1 (pt) |
| TW (2) | TW200804345A (pt) |
| WO (2) | WO2007030377A1 (pt) |
Families Citing this family (72)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| PE20070335A1 (es) * | 2005-08-30 | 2007-04-21 | Novartis Ag | Benzimidazoles sustituidos y metodos para su preparacion |
| GB0609378D0 (en) * | 2006-05-11 | 2006-06-21 | Novartis Ag | Organic compounds |
| BRPI0715423A2 (pt) * | 2006-07-21 | 2013-07-02 | Novartis Ag | formulaÇÕes para Éteres de benzimidazolil piridila |
| PE20130814A1 (es) * | 2006-08-30 | 2013-08-08 | Novartis Ag | Sales de benzimidazolil piridil eteres y formulaciones que las contienen |
| EP2074226A2 (en) * | 2006-09-19 | 2009-07-01 | Novartis AG | Biomarkers of target modulation, efficacy, diagnosis and/or prognosis for raf inhibitors |
| RU2483064C2 (ru) * | 2007-03-02 | 2013-05-27 | Новартис Аг | Твердые формы ингибитора raf-киназы |
| AU2008256922B2 (en) * | 2007-05-23 | 2011-07-28 | Novartis Ag | Raf inhibitors for the treatment of thyroid cancer |
| JP5352476B2 (ja) | 2007-06-05 | 2013-11-27 | 武田薬品工業株式会社 | キナーゼ阻害剤としての二環式複素環化合物 |
| JP5270553B2 (ja) | 2007-08-23 | 2013-08-21 | 武田薬品工業株式会社 | 複素環化合物およびその用途 |
| EP2184285B1 (en) * | 2007-08-29 | 2015-11-04 | Takeda Pharmaceutical Company Limited | Heterocyclic compound and use thereof |
| US20110092546A1 (en) * | 2008-06-13 | 2011-04-21 | Novartis Ag | Substituted benzimidazoles for neurofibromatosis |
| KR20110028651A (ko) * | 2008-07-11 | 2011-03-21 | 노파르티스 아게 | (a) 포스포이노시타이드 3-키나제 억제제 및 (b) ras/raf/mek 경로의 조절제의 조합물 |
| JP2012507530A (ja) * | 2008-10-29 | 2012-03-29 | メルク・シャープ・エンド・ドーム・コーポレイション | 有用な抗糖尿病剤である新規な環状ベンズイミダゾール誘導体 |
| EP2399921B1 (en) | 2008-12-01 | 2015-08-12 | Takeda Pharmaceutical Company Limited | Heterocyclic compound and use thereof |
| JO3101B1 (ar) | 2008-12-02 | 2017-09-20 | Takeda Pharmaceuticals Co | مشتقات بنزوثيازول كعوامل مضادة للسرطان |
| JP2011020936A (ja) * | 2009-07-14 | 2011-02-03 | Lotte Co Ltd | 口臭除去剤 |
| JO3002B1 (ar) | 2009-08-28 | 2016-09-05 | Irm Llc | مركبات و تركيبات كمثبطات كيناز بروتين |
| WO2011044072A1 (en) | 2009-10-05 | 2011-04-14 | Novartis Ag | Combination of raf-265 and an activator of ampk for use in the treatment of a proliferative disease |
| CN104689318A (zh) * | 2010-11-19 | 2015-06-10 | 葛兰素史密斯克莱知识产权(第2号)有限公司 | 使用braf抑制剂的治疗方法 |
| AU2012246490B2 (en) | 2011-04-18 | 2016-08-04 | Eisai R&D Management Co., Ltd. | Therapeutic agent for tumor |
| WO2012145503A1 (en) | 2011-04-21 | 2012-10-26 | Novartis Ag | Pharmaceutical combinations |
| CN103764144B (zh) | 2011-08-31 | 2016-07-20 | 诺华股份有限公司 | Pi3k抑制剂与mek抑制剂的协同组合 |
| WO2013068755A1 (en) * | 2011-11-09 | 2013-05-16 | Cancer Research Technology Limited | 5-(pyridin-2-yl-amino)-pyrazine-2-carbonitrile compounds and their therapeutic use |
| JP6150813B2 (ja) | 2011-11-11 | 2017-06-21 | ノバルティス アーゲー | 増殖性疾患の治療方法 |
| CA2856406C (en) | 2011-11-23 | 2020-06-23 | Novartis Ag | Pharmaceutical formulations |
| JP6027230B2 (ja) | 2012-05-15 | 2016-11-16 | キャンサー・リサーチ・テクノロジー・リミテッド | 5−[[4−[[モルホリン−2−イル]メチルアミノ]−5−(トリフルオロメチル)−2−ピリジル]アミノ]ピラジン−2−カルボニトリルおよびその治療上の使用 |
| HK1214765A1 (zh) | 2012-11-08 | 2016-08-05 | Novartis Ag | 包含b-raf抑制剂和组蛋白脱乙酰基酶抑制剂的药物组合以及其在治疗增生性疾病中的用途 |
| US9913844B2 (en) | 2013-03-21 | 2018-03-13 | Novartis Ag | Combination therapy |
| WO2015041534A1 (en) | 2013-09-20 | 2015-03-26 | Stichting Het Nederlands Kanker Instituut | P90rsk in combination with raf/erk/mek |
| US9629851B2 (en) | 2013-09-20 | 2017-04-25 | Stitching Het Nederlands Kanker Institut—Antoni Van Leeuwenhoek Ziekenhuis | ROCK in combination with MAPK pathway |
| UA122479C2 (uk) | 2014-01-24 | 2020-11-25 | Дана-Фарбер Кенсер Інстітьют, Інк. | Виділена молекула антитіла, яка зв’язується з людським білком програмованої смерті-1 (pd-1) |
| PL3099717T3 (pl) | 2014-01-31 | 2019-10-31 | Novartis Ag | Cząsteczki przeciwciała dla TIM-3 i ich zastosowanie |
| EA201691765A1 (ru) | 2014-03-14 | 2016-12-30 | Новартис Аг | Молекулы антител против lag-3 и их применения |
| US20170027940A1 (en) | 2014-04-10 | 2017-02-02 | Stichting Het Nederlands Kanker Instituut | Method for treating cancer |
| WO2015178770A1 (en) | 2014-05-19 | 2015-11-26 | Stichting Het Nederlands Kanker Instituut | Compositions for cancer treatment |
| US20170114323A1 (en) | 2014-06-19 | 2017-04-27 | Whitehead Institute For Biomedical Research | Uses of kinase inhibitors for inducing and maintaining pluripotency |
| MA41044A (fr) | 2014-10-08 | 2017-08-15 | Novartis Ag | Compositions et procédés d'utilisation pour une réponse immunitaire accrue et traitement contre le cancer |
| SG11201702401RA (en) | 2014-10-14 | 2017-04-27 | Novartis Ag | Antibody molecules to pd-l1 and uses thereof |
| EP3233918A1 (en) | 2014-12-19 | 2017-10-25 | Novartis AG | Combination therapies |
| TWI706958B (zh) | 2015-03-10 | 2020-10-11 | 美商艾杜諾生物科技公司 | 活化「干擾素基因刺激因子」依賴性訊息傳導之組合物及方法 |
| US9890187B2 (en) | 2015-06-26 | 2018-02-13 | Epos-Iasis Research And Development, Ltd. | Prototype systems of theranostic biomarkers for in vivo molecular management of cancer |
| US10744090B2 (en) | 2015-06-30 | 2020-08-18 | Sequessome Technology Holdings Limited | Multiphasic compositions |
| US20180340025A1 (en) | 2015-07-29 | 2018-11-29 | Novartis Ag | Combination therapies comprising antibody molecules to lag-3 |
| US20180207273A1 (en) | 2015-07-29 | 2018-07-26 | Novartis Ag | Combination therapies comprising antibody molecules to tim-3 |
| EP3328418A1 (en) | 2015-07-29 | 2018-06-06 | Novartis AG | Combination therapies comprising antibody molecules to pd-1 |
| PT3370768T (pt) | 2015-11-03 | 2022-04-21 | Janssen Biotech Inc | Anticorpos que se ligam especificamente ao pd-1 e seus usos |
| CN105481944B (zh) * | 2015-12-10 | 2019-01-08 | 华南农业大学 | 一种苯并咪唑衍生物二肽铜配合物及其制备方法和应用 |
| CN108495651A (zh) | 2015-12-17 | 2018-09-04 | 诺华股份有限公司 | 抗pd-1的抗体分子及其用途 |
| EP3507367A4 (en) | 2016-07-05 | 2020-03-25 | Aduro BioTech, Inc. | CYCLIC DINUCLEOTID COMPOUNDS WITH INCLUDED NUCLEIC ACIDS AND USES THEREOF |
| EP3579872A1 (en) | 2017-02-10 | 2019-12-18 | INSERM (Institut National de la Santé et de la Recherche Médicale) | Methods and pharmaceutical compositions for the treatment of cancers associated with activation of the mapk pathway |
| JP7094942B2 (ja) * | 2017-03-15 | 2022-07-04 | 住友ファーマ株式会社 | ベンズイミダゾール誘導体の製造方法 |
| SI3612519T1 (sl) * | 2017-04-18 | 2022-04-29 | Eli Lilly And Company | Fenil-2-hidroksi-acetilamino-2-metil-fenilne spojine |
| UY37695A (es) | 2017-04-28 | 2018-11-30 | Novartis Ag | Compuesto dinucleótido cíclico bis 2’-5’-rr-(3’f-a)(3’f-a) y usos del mismo |
| MX2019015885A (es) | 2017-06-22 | 2020-09-10 | Novartis Ag | Moleculas de anticuerpo que se unen a cd73 y usos de las mismas. |
| US20200172628A1 (en) | 2017-06-22 | 2020-06-04 | Novartis Ag | Antibody molecules to cd73 and uses thereof |
| CA3086765A1 (en) | 2017-12-28 | 2019-07-04 | Tract Pharmaceuticals, Inc. | Stem cell culture systems for columnar epithelial stem cells, and uses related thereto |
| US12398209B2 (en) | 2018-01-22 | 2025-08-26 | Janssen Biotech, Inc. | Methods of treating cancers with antagonistic anti-PD-1 antibodies |
| UY38247A (es) | 2018-05-30 | 2019-12-31 | Novartis Ag | Anticuerpos frente a entpd2, terapias de combinación y métodos de uso de los anticuerpos y las terapias de combinación |
| WO2019232244A2 (en) | 2018-05-31 | 2019-12-05 | Novartis Ag | Antibody molecules to cd73 and uses thereof |
| WO2020097396A1 (en) | 2018-11-07 | 2020-05-14 | Dana-Farber Cancer Institute, Inc. | Benzimidazole derivatives and aza-benzimidazole derivatives as janus kinase 2 inhibitors and uses thereof |
| EP3876939A4 (en) | 2018-11-07 | 2022-08-10 | Dana-Farber Cancer Institute, Inc. | Benzothiazole derivatives and 7-aza-benzothiazole derivatives as janus kinase 2 inhibitors and uses thereof |
| US12509455B2 (en) | 2018-11-07 | 2025-12-30 | Dana-Farber Cancer Institute, Inc. | Imidazopyridine derivatives and aza-imidazopyridine derivatives as Janus kinase 2 inhibitors and uses thereof |
| CA3126021A1 (en) | 2019-01-11 | 2020-07-16 | Naegis Pharmaceuticals Inc. | Leukotriene synthesis inhibitors |
| WO2021041973A1 (en) | 2019-08-29 | 2021-03-04 | Hibercell, Inc. | Perk inhibiting compounds |
| JP2022548881A (ja) | 2019-09-18 | 2022-11-22 | ノバルティス アーゲー | Entpd2抗体、組合せ療法並びに抗体及び組合せ療法を使用する方法 |
| CA3156828A1 (en) | 2019-10-03 | 2021-04-08 | Dana-Farber Cancer Institute, Inc. | Tricyclic kinase inhibitors and uses thereof |
| CN120441567A (zh) | 2020-04-07 | 2025-08-08 | Crt先锋基金有限公司 | Chk1抑制剂的合成方法 |
| TW202204350A (zh) | 2020-05-06 | 2022-02-01 | 美商雅捷可斯治療公司 | 作為jak2抑制劑之6-雜芳基氧基苯并咪唑及氮雜苯并咪唑 |
| EP4267574B1 (en) | 2020-12-23 | 2025-04-23 | Ajax Therapeutics, Inc. | 6-heteroaryloxy benzimidazoles and azabenzimidazoles as jak2 inhibitors |
| US12371667B2 (en) | 2021-05-13 | 2025-07-29 | Washington University | Enhanced methods for inducing and maintaining naive human pluripotent stem cells |
| US12162881B2 (en) | 2021-11-09 | 2024-12-10 | Ajax Therapeutics, Inc. | Forms and compositions of inhibitors of JAK2 |
| CA3234638A1 (en) | 2021-11-09 | 2023-05-19 | Ajax Therapeutics, Inc. | 6-heteroaryloxy benzimidazoles and azabenzimidazoles as jak2 inhibitors |
Family Cites Families (212)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3894037A (en) | 1971-05-24 | 1975-07-08 | Ciba Geigy Corp | Certain isothiocyanobenzimidazoles |
| US4197307A (en) | 1977-04-12 | 1980-04-08 | Ciba-Geigy Corporation | 2-Alkylthio-, 2-alkylsulphinyl- and 2-alkylsulfonyl-6-phenylbenzimidazoles as anthelmintic agents |
| US4294926A (en) | 1979-06-15 | 1981-10-13 | Merck & Co., Inc. | Hypocholesteremic fermentation products and process of preparation |
| US4319039A (en) | 1979-06-15 | 1982-03-09 | Merck & Co., Inc. | Preparation of ammonium salt of hypocholesteremic fermentation product |
| US4231938A (en) | 1979-06-15 | 1980-11-04 | Merck & Co., Inc. | Hypocholesteremic fermentation products and process of preparation |
| US4444784A (en) | 1980-08-05 | 1984-04-24 | Merck & Co., Inc. | Antihypercholesterolemic compounds |
| MX7065E (es) | 1980-06-06 | 1987-04-10 | Sankyo Co | Un procedimiento microbiologico para preparar derivados de ml-236b |
| JPS5889191A (ja) | 1981-11-20 | 1983-05-27 | Sankyo Co Ltd | 3−ヒドロキシ−ml−236b誘導体の製造法 |
| US4430502A (en) | 1982-08-13 | 1984-02-07 | The Upjohn Company | Pyridinyl substituted benzimidazoles and quinoxalines |
| US5354772A (en) | 1982-11-22 | 1994-10-11 | Sandoz Pharm. Corp. | Indole analogs of mevalonolactone and derivatives thereof |
| HU204253B (en) | 1982-11-22 | 1991-12-30 | Sandoz Ag | Process for producing mevalonolactone analogues and derivatives and pharmaceutical compositions containing them |
| US4911165A (en) | 1983-01-12 | 1990-03-27 | Ethicon, Inc. | Pliabilized polypropylene surgical filaments |
| GB8307865D0 (en) | 1983-03-22 | 1983-04-27 | Fujisawa Pharmaceutical Co | Benzimidazole derivatives |
| US4681893A (en) | 1986-05-30 | 1987-07-21 | Warner-Lambert Company | Trans-6-[2-(3- or 4-carboxamido-substituted pyrrol-1-yl)alkyl]-4-hydroxypyran-2-one inhibitors of cholesterol synthesis |
| US4885314A (en) | 1987-06-29 | 1989-12-05 | Merck & Co., Inc. | Novel HMG-CoA reductase inhibitors |
| US4782084A (en) | 1987-06-29 | 1988-11-01 | Merck & Co., Inc. | HMG-COA reductase inhibitors |
| US4820850A (en) | 1987-07-10 | 1989-04-11 | Merck & Co., Inc. | Process for α-C-alkylation of the 8-acyl group on mevinolin and analogs thereof |
| US5030447A (en) | 1988-03-31 | 1991-07-09 | E. R. Squibb & Sons, Inc. | Pharmaceutical compositions having good stability |
| US5180589A (en) | 1988-03-31 | 1993-01-19 | E. R. Squibb & Sons, Inc. | Pravastatin pharmaceuatical compositions having good stability |
| US4916239A (en) | 1988-07-19 | 1990-04-10 | Merck & Co., Inc. | Process for the lactonization of mevinic acids and analogs thereof |
| US5290946A (en) | 1988-10-13 | 1994-03-01 | Sandoz Ltd. | Processes for the synthesis of 3-(substituted indolyl-2-yl)propenaldehydes |
| US5118853A (en) | 1988-10-13 | 1992-06-02 | Sandoz Ltd. | Processes for the synthesis of 3-disubstituted aminoacroleins |
| US4929437A (en) | 1989-02-02 | 1990-05-29 | Merck & Co., Inc. | Coenzyme Q10 with HMG-CoA reductase inhibitors |
| US5189164A (en) | 1989-05-22 | 1993-02-23 | Sandoz Ltd. | Processes for the synthesis of syn-(E)-3,5-dihydroxy-7-substituted hept-6-enoic and heptanoic acids and derivatives and intermediates thereof |
| FI94339C (fi) | 1989-07-21 | 1995-08-25 | Warner Lambert Co | Menetelmä farmaseuttisesti käyttökelpoisen /R-(R*,R*)/-2-(4-fluorifenyyli)- , -dihydroksi-5-(1-metyylietyyli)-3-fenyyli-4-/(fenyyliamino)karbonyyli/-1H-pyrroli-1-heptaanihapon ja sen farmaseuttisesti hyväksyttävien suolojen valmistamiseksi |
| PH27357A (en) | 1989-09-22 | 1993-06-21 | Fujisawa Pharmaceutical Co | Pyrazole derivatives and pharmaceutical compositions comprising the same |
| JPH06759B2 (ja) | 1989-09-22 | 1994-01-05 | ファイザー製薬株式会社 | 新規なベンゾイミダゾール化合物 |
| US5420245A (en) | 1990-04-18 | 1995-05-30 | Board Of Regents, The University Of Texas | Tetrapeptide-based inhibitors of farnesyl transferase |
| US5041453A (en) | 1990-05-30 | 1991-08-20 | Rhone-Poulenc Rorer Pharmaceuticals Inc. | Quinolinyl-benzoheterobicyclic derivatives as antagonists of leukotriene D4 |
| FR2677020B1 (fr) | 1991-05-31 | 1993-08-27 | Cird Galderma | Composes derives de benzimidazole, leur procede de preparation et leur utilisation dans les domaines therapeutique et cosmetique. |
| HU9203780D0 (en) | 1991-12-12 | 1993-03-29 | Sandoz Ag | Stabilized pharmaceutical products of hmg-coa reductase inhibitor and method for producing them |
| US5612360A (en) | 1992-06-03 | 1997-03-18 | Eli Lilly And Company | Angiotensin II antagonists |
| US5604260A (en) | 1992-12-11 | 1997-02-18 | Merck Frosst Canada Inc. | 5-methanesulfonamido-1-indanones as an inhibitor of cyclooxygenase-2 |
| EP0604181A1 (en) | 1992-12-21 | 1994-06-29 | Eli Lilly And Company | Antitumor compositions and method of treatment |
| AU6027694A (en) | 1993-01-15 | 1994-08-15 | G.D. Searle & Co. | Novel 3,4-diaryl thiophenes and analogs thereof having use as antiinflammatory agents |
| WO1994019357A1 (en) | 1993-02-23 | 1994-09-01 | Merrell Dow Pharmaceuticals Inc. | Farnesyl:protein transferase inhibitors as anticancer agents |
| US5298627A (en) | 1993-03-03 | 1994-03-29 | Warner-Lambert Company | Process for trans-6-[2-(substituted-pyrrol-1-yl)alkyl]pyran-2-one inhibitors of cholesterol synthesis |
| US5409944A (en) | 1993-03-12 | 1995-04-25 | Merck Frosst Canada, Inc. | Alkanesulfonamido-1-indanone derivatives as inhibitors of cyclooxygenase |
| CA2118985A1 (en) | 1993-04-02 | 1994-10-03 | Dinesh V. Patel | Heterocyclic inhibitors of farnesyl protein transferase |
| US5843941A (en) | 1993-05-14 | 1998-12-01 | Genentech, Inc. | Ras farnesyl transferase inhibitors |
| US5602098A (en) | 1993-05-18 | 1997-02-11 | University Of Pittsburgh | Inhibition of farnesyltransferase |
| US5380738A (en) | 1993-05-21 | 1995-01-10 | Monsanto Company | 2-substituted oxazoles further substituted by 4-fluorophenyl and 4-methylsulfonylphenyl as antiinflammatory agents |
| US5436265A (en) | 1993-11-12 | 1995-07-25 | Merck Frosst Canada, Inc. | 1-aroyl-3-indolyl alkanoic acids and derivatives thereof useful as anti-inflammatory agents |
| GB9602877D0 (en) | 1996-02-13 | 1996-04-10 | Merck Frosst Canada Inc | 3,4-Diaryl-2-hydroxy-2,5- dihydrofurans as prodrugs to cox-2 inhibitors |
| US5474995A (en) | 1993-06-24 | 1995-12-12 | Merck Frosst Canada, Inc. | Phenyl heterocycles as cox-2 inhibitors |
| US5852046A (en) | 1993-08-03 | 1998-12-22 | Hoechst Aktiengesellschaft | Benzo-fused heterocyclic compounds having a 5-membered ring processes for their preparation their use as medicaments their use as diagnostic agents and medicaments containing them |
| EP0639573A1 (de) | 1993-08-03 | 1995-02-22 | Hoechst Aktiengesellschaft | Benzokondensierte 5-Ringheterocyclen, Verfahren zu ihrer Herstellung, ihre Verwendung als Medikament, ihre Verwendung als Diagnostikum, sowie sie enthaltendes Medikament |
| EP0670314A4 (en) | 1993-09-22 | 1996-04-10 | Kyowa Hakko Kogyo Kk | FARNESYL TRANSFERASE INHIBITORS. |
| US5661152A (en) | 1993-10-15 | 1997-08-26 | Schering Corporation | Tricyclic sulfonamide compounds useful for inhibition of G-protein function and for treatment of proliferative diseases |
| US5719148A (en) | 1993-10-15 | 1998-02-17 | Schering Corporation | Tricyclic amide and urea compounds useful for inhibition of g-protein function and for treatment of proliferative diseases |
| US5721236A (en) | 1993-10-15 | 1998-02-24 | Schering Corporation | Tricyclic carbamate compounds useful for inhibition of G-protein function and for treatment of proliferative diseases |
| JP2875393B2 (ja) | 1993-10-15 | 1999-03-31 | シェーリング コーポレイション | G−タンパク質機能の阻害および増殖性疾患の治療に有用な三環式カルバメート化合物 |
| MY134819A (en) | 1993-10-15 | 2007-12-31 | Schering Corp | Tricyclic sulfonamide compounds useful for inhibition of g-protein function and for treatment of proliferative diseases |
| IL111235A (en) | 1993-10-15 | 2001-03-19 | Schering Plough Corp | Medicinal preparations for inhibiting protein G activity and for the treatment of malignant diseases, containing tricyclic compounds, some such new compounds and a process for the preparation of some of them |
| JPH09504295A (ja) | 1993-10-25 | 1997-04-28 | パーク・デイビス・アンド・カンパニー | タンパク質:ファルネシルトランスフェラーゼの置換されたテトラ‐およびペンタペプチド阻害剤 |
| US5344991A (en) | 1993-10-29 | 1994-09-06 | G.D. Searle & Co. | 1,2 diarylcyclopentenyl compounds for the treatment of inflammation |
| CA2152822A1 (en) | 1993-11-04 | 1995-05-11 | William R. Baker | Cyclobutane derivatives as inhibitors of squalene synthetase and protein farnesyltransferase |
| US5783593A (en) | 1993-11-04 | 1998-07-21 | Abbott Laboratories | Inhibitors of squalene synthetase and protein farnesyltransferase |
| KR100362338B1 (ko) | 1993-11-05 | 2003-04-08 | 워너-램버트 캄파니 | 단백질:파르네실트랜스퍼라아제의치환디-및트리펩티드억제제 |
| US5466823A (en) | 1993-11-30 | 1995-11-14 | G.D. Searle & Co. | Substituted pyrazolyl benzenesulfonamides |
| US5484799A (en) | 1993-12-09 | 1996-01-16 | Abbott Laboratories | Antifungal dorrigocin derivatives |
| US5393790A (en) | 1994-02-10 | 1995-02-28 | G.D. Searle & Co. | Substituted spiro compounds for the treatment of inflammation |
| CA2185441A1 (en) | 1994-03-15 | 1995-09-21 | Michael D. Lewis | Isoprenyl transferase inhibitors |
| HUT72440A (en) | 1994-03-31 | 1996-04-29 | Bristol Myers Squibb Co | Imidazole-containing inhibitors of farnesyl protein transferase and pharmaceutical compositions containing them |
| US5523430A (en) | 1994-04-14 | 1996-06-04 | Bristol-Myers Squibb Company | Protein farnesyl transferase inhibitors |
| US5510510A (en) | 1994-05-10 | 1996-04-23 | Bristol-Meyers Squibb Company | Inhibitors of farnesyl protein transferase |
| US5563255A (en) | 1994-05-31 | 1996-10-08 | Isis Pharmaceuticals, Inc. | Antisense oligonucleotide modulation of raf gene expression |
| US6391636B1 (en) | 1994-05-31 | 2002-05-21 | Isis Pharmaceuticals, Inc. | Antisense oligonucleotide modulation of raf gene expression |
| US6358932B1 (en) | 1994-05-31 | 2002-03-19 | Isis Pharmaceticals, Inc. | Antisense oligonucleotide inhibition of raf gene expression |
| EP0764149B1 (fr) | 1994-06-10 | 1999-01-20 | Aventis Pharma S.A. | Nouveaux inhibiteurs de farnesyl transferase, leur preparation et les compositions pharmaceutiques qui les contiennent |
| US5571792A (en) | 1994-06-30 | 1996-11-05 | Warner-Lambert Company | Histidine and homohistidine derivatives as inhibitors of protein farnesyltransferase |
| WO1996005529A1 (en) | 1994-08-09 | 1996-02-22 | Micron Optics, Inc. | Temperature compensated fiber fabry-perot filters |
| DE69514367T2 (de) | 1994-08-11 | 2000-07-27 | Banyu Pharmaceutical Co., Ltd. | Substituierte amidderivate |
| CA2155448A1 (en) | 1994-08-11 | 1996-02-12 | Katerina Leftheris | Inhibitors of farnesyl protein transferase |
| EP0805154A1 (en) | 1994-08-12 | 1997-11-05 | Banyu Pharmaceutical Co., Ltd. | N,n-disubstituted amic acid derivative |
| DE4429506B4 (de) | 1994-08-19 | 2007-09-13 | Degussa Gmbh | Verfahren zur Extraktion natürlicher Carotinoid-Farbstoffe |
| DE4429653C2 (de) | 1994-08-20 | 1997-04-03 | Anton Dr More | Konverter und Verfahren zum Frischen von Metallschmelzen insbesondere von Roheisen zu Stahl |
| EP0701907A1 (en) | 1994-09-13 | 1996-03-20 | Agfa-Gevaert N.V. | A dye donor element for use in a thermal dye transfer process |
| US6037136A (en) | 1994-10-24 | 2000-03-14 | Cold Spring Harbor Laboratory | Interactions between RaF proto-oncogenes and CDC25 phosphatases, and uses related thereto |
| JP4319251B2 (ja) | 1994-11-22 | 2009-08-26 | エヌエックスピー ビー ヴィ | 半導体素子を有し導体トラックが形成されている基板が接着層により結合されている支持本体を有する半導体装置 |
| JPH10510261A (ja) | 1994-12-09 | 1998-10-06 | ワーナー−ランバート・カンパニー | タンパク質:ファルネシルトランスフェラーゼの置換テトラーおよびペンタペプチド阻害剤 |
| BR9606896A (pt) | 1995-01-09 | 1997-10-21 | Magla Int Ltd | Impressão de imagem resistente á água em superficies de látex |
| WO1996021456A1 (en) | 1995-01-12 | 1996-07-18 | University Of Pittsburgh | Inhibitors of prenyl transferases |
| US5741789A (en) | 1995-01-17 | 1998-04-21 | Eli Lilly And Company | Compounds having effects on serotonin-related systems |
| FR2729390A1 (fr) | 1995-01-18 | 1996-07-19 | Rhone Poulenc Rorer Sa | Nouveaux inhibiteurs de farnesyl transferase, leur preparation et les compositions pharmaceutiques qui les contiennent |
| FR2730491B1 (fr) | 1995-02-09 | 1997-03-14 | Rhone Poulenc Rorer Sa | Nouveaux inhibiteurs de farnesyl transferase, leur preparation et les compositions pharmaceutiques qui les contiennent |
| FR2730492B1 (fr) | 1995-02-09 | 1997-03-14 | Rhone Poulenc Rorer Sa | Nouveaux inhibiteurs de farnesyl transferase, leur preparation et les compositions pharmaceutiques qui les contiennent |
| US5633272A (en) | 1995-02-13 | 1997-05-27 | Talley; John J. | Substituted isoxazoles for the treatment of inflammation |
| US5700806A (en) | 1995-03-24 | 1997-12-23 | Schering Corporation | Tricyclic amide and urea compounds useful for inhibition of G-protein function and for treatment of proliferative diseases |
| US5684013A (en) | 1995-03-24 | 1997-11-04 | Schering Corporation | Tricyclic compounds useful for inhibition of g-protein function and for treatment of proliferative diseases |
| IL117580A0 (en) | 1995-03-29 | 1996-07-23 | Merck & Co Inc | Inhibitors of farnesyl-protein transferase and pharmaceutical compositions containing them |
| US5712280A (en) | 1995-04-07 | 1998-01-27 | Schering Corporation | Tricyclic compounds useful for inhibition of G-protein function and for treatment of proliferative diseases |
| IL117798A (en) | 1995-04-07 | 2001-11-25 | Schering Plough Corp | Tricyclic compounds useful for inhibiting the function of protein - G and for the treatment of malignant diseases, and pharmaceutical preparations containing them |
| US5891872A (en) | 1995-04-07 | 1999-04-06 | Schering Corporation | Tricyclic compounds |
| EP0820452B1 (en) | 1995-04-07 | 2003-06-04 | Schering Corporation | Carbonyl-piperazinyl and piperidinil compounds which inhibit farnesyl protein transferase |
| US5831115A (en) | 1995-04-21 | 1998-11-03 | Abbott Laboratories | Inhibitors of squalene synthase and protein farnesyltransferase |
| IL118101A0 (en) | 1995-05-03 | 1996-09-12 | Abbott Lab | Inhibitors of farnesyltransferase |
| WO1997000252A1 (en) | 1995-06-16 | 1997-01-03 | Warner-Lambert Company | Tricyclic inhibitors of protein farnesyltransferase |
| FR2736641B1 (fr) | 1995-07-10 | 1997-08-22 | Rhone Poulenc Rorer Sa | Nouveaux inhibiteurs de farnesyl transferase, leur preparation et les compositions pharmaceutiques qui les contiennent |
| AT402617B (de) | 1995-07-11 | 1997-07-25 | Datacon Schweitzer & Zeindl Gm | Anlage zum automatisierten, hermetischen anlage zum automatisierten, hermetischen verschliessen von gehäusen verschliessen von gehäusen |
| FR2736638B1 (fr) | 1995-07-12 | 1997-08-22 | Rhone Poulenc Rorer Sa | Nouveaux inhibiteurs de farnesyl transferase, leur preparation et les compositions pharmaceutiques qui les contiennent |
| GB9514265D0 (en) | 1995-07-13 | 1995-09-13 | Wellcome Found | Hetrocyclic compounds |
| CH690163A5 (fr) | 1995-07-28 | 2000-05-31 | Symphar Sa | Dérivés gem-diphosphonates substitués utiles en tant qu'agents anti-cancers. |
| US6001866A (en) | 1995-10-05 | 1999-12-14 | Warner-Lambert Company | Method for treating and preventing inflammation and atherosclerosis |
| WO1997012613A1 (en) | 1995-10-05 | 1997-04-10 | Warner-Lambert Company | Method for treating and preventing inflammation and atherosclerosis |
| US5717100A (en) | 1995-10-06 | 1998-02-10 | Merck & Co., Inc. | Substituted imidazoles having anti-cancer and cytokine inhibitory activity |
| US6020343A (en) | 1995-10-13 | 2000-02-01 | Merck Frosst Canada, Inc. | (Methylsulfonyl)phenyl-2-(5H)-furanones as COX-2 inhibitors |
| ATE236632T1 (de) | 1995-11-06 | 2003-04-15 | Univ Pittsburgh | Inhibitoren der protein-isoprenyl-transferase |
| DE59609305D1 (de) | 1995-11-17 | 2002-07-11 | Biotechnolog Forschung Gmbh | Epothilon-Derivate und deren Herstellung |
| CA2238081A1 (en) | 1995-11-22 | 1997-05-29 | S. Jane Desolms | Inhibitors of farnesyl-protein transferase |
| DE69635966T2 (de) | 1995-12-08 | 2006-11-30 | Janssen Pharmaceutica N.V. | (Imidazol-5-yl)Methyl-2-Chinolinonderivate als Farnesyl Protein transferase Inhibitoren |
| SK86198A3 (en) | 1995-12-22 | 1999-02-11 | Schering Corp | Tricyclic amides useful for inhibition of g-protein function and for treatment of proliferative diseases |
| EP0882718B1 (en) | 1995-12-28 | 2005-08-31 | Fujisawa Pharmaceutical Co., Ltd. | Benzimidazole derivatives |
| AU1529997A (en) | 1996-01-16 | 1997-08-11 | Warner-Lambert Company | Substituted histidine inhibitors of protein farnesyltransferase |
| GB9602029D0 (en) | 1996-02-01 | 1996-04-03 | Fujisawa Pharmaceutical Co | New heterocyclic compounds |
| US6673927B2 (en) | 1996-02-16 | 2004-01-06 | Societe De Conseils De Recherches Et D'applications Scientifiques, S.A.S. | Farnesyl transferase inhibitors |
| EP0944388A4 (en) | 1996-04-03 | 2001-08-16 | Merck & Co Inc | INHIBITORS OF FARNESYL PROTEIN TRANSFERASE |
| GEP20032998B (en) | 1996-04-12 | 2003-06-25 | Searle & Co | Substituted Benzenesulfonamide Derivatives as Prodrugs of Cox-2 Inhibitors |
| WO1997044350A1 (en) | 1996-05-22 | 1997-11-27 | Warner-Lambert Company | Inhibitors of protein farnesyl transferase |
| IL127210A0 (en) | 1996-05-23 | 1999-09-22 | Applied Research Systems | Compounds inhibiting the binding of raf-1 or 13-3-3 proteins to the beta-chain of il-2 pharmaceutical compositions containing them and their use |
| HRP970371A2 (en) | 1996-07-13 | 1998-08-31 | Kathryn Jane Smith | Heterocyclic compounds |
| CA2260216A1 (en) | 1996-07-15 | 1998-01-22 | Bristol-Myers Squibb Company | Thiadioxobenzodiazepine inhibitors of farnesyl protein transferase |
| US5861419A (en) | 1996-07-18 | 1999-01-19 | Merck Frosst Canad, Inc. | Substituted pyridines as selective cyclooxygenase-2 inhibitors |
| FR2751649B1 (fr) | 1996-07-26 | 1998-08-28 | Adir | Nouveaux derives de benzimidazole, de benzoxazole et de benzothiazole, leur procede de preparation et les compositions pharmaceutiques qui les contiennent |
| EP1386922B1 (en) | 1996-12-03 | 2012-04-11 | Sloan-Kettering Institute For Cancer Research | Synthesis of epothilones, intermediates thereof, analogues and uses thereof |
| CA2276150A1 (en) | 1996-12-30 | 1998-07-09 | Steven D. Young | Inhibitors of farnesyl-protein transferase |
| AU6013998A (en) | 1996-12-30 | 1998-07-31 | Merck & Co., Inc. | Inhibitors of farnesyl-protein transferase |
| US6127380A (en) | 1997-02-18 | 2000-10-03 | American Home Products Corporation | 4-aminoalkoxy-1H-benzoimidazoles |
| US5932600A (en) | 1997-03-14 | 1999-08-03 | Vertex Pharmaceuticals Incorporated | Inhibitors of IMPDH enzyme |
| ATE244717T1 (de) | 1997-03-14 | 2003-07-15 | Vertex Pharma | Inhibitoren des impdh-enzyms |
| AR012634A1 (es) | 1997-05-02 | 2000-11-08 | Sugen Inc | Compuesto basado en quinazolina, composicion famaceutica que lo comprende, metodo para sintetizarlo, su uso, metodos de modulacion de la funcion deserina/treonina proteinaquinasa con dicho compuesto y metodo in vitro para identificar compuestos que modulan dicha funcion |
| US6187799B1 (en) | 1997-05-23 | 2001-02-13 | Onyx Pharmaceuticals | Inhibition of raf kinase activity using aryl ureas |
| US6121260A (en) | 1997-07-03 | 2000-09-19 | Neurogen Corporation | Method of treating conditions susceptible to modulation of NPY receptors with diarylimidazole derivatives |
| SI9700186B (sl) | 1997-07-14 | 2006-10-31 | Lek, Tovarna Farmacevtskih In Kemicnih Izdelkov, D.D. | Nova farmacevtska oblika z nadzorovanim sproscanjem zdravilnih ucinkovin |
| FR2766822B1 (fr) | 1997-07-30 | 2001-02-23 | Adir | Nouveaux derives de benzimidazole, de benzoxazole et de benzothiazole, leur procede de preparation et les compositions pharmaceutiques qui les contiennent |
| GB9716557D0 (en) | 1997-08-06 | 1997-10-08 | Glaxo Group Ltd | Benzylidene-1,3-dihydro-indol-2-one derivatives having anti-cancer activity |
| US6022884A (en) | 1997-11-07 | 2000-02-08 | Amgen Inc. | Substituted pyridine compounds and methods of use |
| US6204467B1 (en) | 1998-03-24 | 2001-03-20 | Ford Global Technologies, Inc. | Method and apparatus for resistive welding |
| BR9910621A (pt) | 1998-05-22 | 2001-01-30 | Smithkline Beecham Corp | Novos compostos de imidazol 2-alquil substituìdos |
| US6420555B1 (en) | 1998-06-16 | 2002-07-16 | Societe De Conseils De Recherches Et D'applications Scientifiques, S.A.S. | Imidazolyl derivatives |
| FR2780973B1 (fr) | 1998-07-09 | 2001-10-05 | Hoechst Marion Roussel Inc | Procede de preparation du 4-(3-pyridinyl)-1h-imidazole, et les intermediaires mis en oeuvre |
| DE19834751A1 (de) | 1998-08-01 | 2000-02-03 | Boehringer Ingelheim Pharma | Disubstituierte bicyclische Heterocyclen, ihre Herstellung und ihre Verwendung als Arzneimittel |
| ATE305465T1 (de) | 1998-11-17 | 2005-10-15 | Kumiai Chemical Industry Co | Pyrimidinylbenzimidazol- und triazinylbenzimidazol-derivate und agrikulte/hortikulte fungizide |
| US6211177B1 (en) | 1998-11-24 | 2001-04-03 | Cell Pathways, Inc. | Method for treating neoplasia by exposure to substituted 2-aryl-benzimidazole derivatives |
| US6339083B1 (en) | 1998-12-14 | 2002-01-15 | Bayer Aktiengesellschaft | Multiheterocyclic pharmAceuticals |
| US7351834B1 (en) | 1999-01-13 | 2008-04-01 | Bayer Pharmaceuticals Corporation | ω-Carboxyaryl substituted diphenyl ureas as raf kinase inhibitors |
| JP2002536968A (ja) | 1999-01-29 | 2002-11-05 | イムクローン システムズ インコーポレイティド | Kdrに特異的な抗体およびその使用 |
| GB9904387D0 (en) | 1999-02-25 | 1999-04-21 | Pharmacia & Upjohn Spa | Antitumour synergistic composition |
| EP1187633A4 (en) | 1999-04-08 | 2005-05-11 | Arch Dev Corp | USE OF ANTI-VEGF ANTIBODIES TO ENHANCE RADIATION IN ANTICANCER THERAPY |
| MXPA01010231A (es) | 1999-04-12 | 2003-07-21 | Aventis Pharma Ltd | Compuestos heteroarilo biciclicos sustituidos como antagonistas de integrina. |
| DE60027431T2 (de) | 1999-07-02 | 2007-07-12 | Stuart A. Rancho Santa Fe Lipton | Verwendung von p38 MAPK Inhibitoren in der Behandlung von Augenkrankheiten |
| EP1226129B1 (en) | 1999-10-27 | 2006-05-24 | Cytokinetics, Inc. | Methods and compositions utilizing quinazolinones |
| US6545004B1 (en) | 1999-10-27 | 2003-04-08 | Cytokinetics, Inc. | Methods and compositions utilizing quinazolinones |
| EP1263753B1 (en) | 2000-03-06 | 2004-05-06 | SmithKline Beecham plc | Imidazol derivatives as raf kinase inhibitors |
| US6469026B2 (en) | 2000-03-24 | 2002-10-22 | Millennium Pharmaceuticals, Inc. | Isoquinolone inhibitors of factor Xa |
| US6548517B2 (en) | 2000-03-24 | 2003-04-15 | Millennium Pharmaceuticals, Inc. | Oxindole inhibitors of factor Xa |
| JP2001322903A (ja) | 2000-05-15 | 2001-11-20 | Kumiai Chem Ind Co Ltd | 農園芸用殺菌剤組成物 |
| ATE357257T1 (de) * | 2000-07-27 | 2007-04-15 | Pharmacia Corp | Kombinationstherapie mit epoxy-steroidalen aldosteronantagonisten und kalziumkanalblocker zur behandlung von kongestivem herzversagen |
| US6756410B2 (en) | 2000-08-30 | 2004-06-29 | Kamal D. Mehta | Induction of LDL receptor expression by extracellular-signal regulated kinase, ERK-1/2 |
| JP4734705B2 (ja) | 2000-10-31 | 2011-07-27 | 三菱化学株式会社 | リチウム二次電池用正極材料、リチウム二次電池用正極及びリチウム二次電池 |
| DE10060292A1 (de) | 2000-12-05 | 2002-06-20 | Aventis Pharma Gmbh | Verwendung substituierter Benzimidazole zur Herstellung eines Medikaments zur Behandlung von Krankheiten, welche durch Inhibierung des Na+/H+-Austauschers beeinflusst werden können und sie enthaltendes Medikament |
| PL362691A1 (en) | 2000-12-15 | 2004-11-02 | Vertex Pharmaceuticals Incorporated | Bacterial gyrase inhibitors and uses thereof |
| TW593278B (en) | 2001-01-23 | 2004-06-21 | Wyeth Corp | 1-aryl-or 1-alkylsulfonylbenzazole derivatives as 5-hydroxytryptamine-6 ligands |
| JP2004531479A (ja) | 2001-02-08 | 2004-10-14 | カロ バイオ アクチェブラーグ | 甲状腺受容体リガンドとしてのフェノキシ置換されたベンゾ縮合ヘテロアリール誘導体 |
| EP1379242B1 (en) | 2001-03-26 | 2012-08-15 | Newsouth Innovations Pty Limited | Method for treatment of cancer and compositions for use therein |
| WO2002083140A1 (en) | 2001-04-10 | 2002-10-24 | Merck & Co., Inc. | Inhibitors of akt activity |
| WO2002083139A1 (en) | 2001-04-10 | 2002-10-24 | Merck & Co., Inc. | Inhibitors of akt activity |
| JP4361276B2 (ja) | 2001-04-10 | 2009-11-11 | メルク エンド カムパニー インコーポレーテッド | Akt活性の阻害物質 |
| JP2004527531A (ja) | 2001-04-10 | 2004-09-09 | メルク エンド カムパニー インコーポレーテッド | 癌を治療する方法 |
| CZ20032829A3 (cs) | 2001-04-16 | 2005-03-16 | Tanabe Seiyaku Co., Ltd. | Heterocyklické sloučeniny |
| US6855714B2 (en) | 2001-07-06 | 2005-02-15 | Schering Aktiengesellschaft | 1-alkyl-2-aryl-benzimidazole derivatives, their use for the production of pharmaceutical agents as well as pharmaceutical preparations that contain these derivatives |
| WO2003013526A1 (en) | 2001-08-08 | 2003-02-20 | Merck & Co. Inc. | Anticoagulant compounds |
| AU2002341715A1 (en) | 2001-09-17 | 2003-04-01 | Bristol-Myers Squibb Company | Cyclic hydroxamic acids as inhibitors of matrix metalloproteinases and/or tnf-alpha converting enzyme (tace) |
| EP1434579B1 (en) | 2001-10-09 | 2011-06-08 | Amgen Inc. | Imidazole derivatives as antiinflammatory agents |
| US7039413B2 (en) * | 2001-10-24 | 2006-05-02 | Ntt Docomo, Inc. | Mobile station transfer control system, cell transfer control method, mobile station, cell transfer control method at mobile station, cell transfer control program, control apparatus, and allocating method of communication resources |
| CA2465491A1 (en) | 2001-11-07 | 2003-05-15 | Merck & Co., Inc. | Mitotic kinesin inhibitors |
| TW200300140A (en) | 2001-11-14 | 2003-05-16 | Novartis Ag | Organic compounds |
| TW200303742A (en) | 2001-11-21 | 2003-09-16 | Novartis Ag | Organic compounds |
| UA83620C2 (ru) | 2001-12-05 | 2008-08-11 | Уайт | Замещенные бензоксазолы и их аналоги как эстрогенные агенты |
| ATE424388T1 (de) | 2001-12-06 | 2009-03-15 | Merck & Co Inc | Mitotische kinesinhemmer |
| ATE372341T1 (de) | 2001-12-06 | 2007-09-15 | Merck & Co Inc | Inhibitoren von mitotischem kinesin |
| CA2467916A1 (en) | 2001-12-06 | 2003-06-19 | Merck & Co., Inc. | Mitotic kinesin inhibitors |
| WO2003050122A2 (en) | 2001-12-06 | 2003-06-19 | Merck & Co., Inc. | Mitotic kinesin inhibitors |
| JP4467979B2 (ja) | 2001-12-06 | 2010-05-26 | メルク・シャープ・エンド・ドーム・コーポレイション | 有糸分裂キネシン阻害剤 |
| JP4136395B2 (ja) | 2002-02-22 | 2008-08-20 | クミアイ化学工業株式会社 | 農園芸用殺菌剤組成物 |
| EP1492487B1 (en) | 2002-03-08 | 2009-11-11 | Merck & Co., Inc. | Mitotic kinesin inhibitors |
| US8299108B2 (en) | 2002-03-29 | 2012-10-30 | Novartis Ag | Substituted benzazoles and methods of their use as inhibitors of raf kinase |
| MXPA04009541A (es) * | 2002-03-29 | 2005-01-25 | Chiron Corp | Benzazoles sustituidos y uso de los mismos como inhibidores de cinasa raf. |
| WO2003087089A1 (en) | 2002-04-16 | 2003-10-23 | Teijin Limited | Piperidine derivatives having ccr3 antagonism |
| EP1505067A4 (en) | 2002-04-25 | 2006-06-21 | Teijin Ltd | 4,4-DISUBSTITUTED PIPERIDINE DERIVATIVES WITH CCR3 ANTAGONISM |
| EP1517904A4 (en) | 2002-05-23 | 2007-02-21 | Merck & Co Inc | INHIBITORS OF MITOTIC KINESINE |
| JP2005530806A (ja) | 2002-05-23 | 2005-10-13 | メルク エンド カムパニー インコーポレーテッド | 有糸分裂キネシン阻害薬 |
| AU2003276005B2 (en) | 2002-06-14 | 2009-01-15 | Merck Sharp & Dohme Corp. | Mitotic kinesin inhibitors |
| IL165624A0 (en) | 2002-06-14 | 2006-01-15 | Merck & Co Inc | Mitotic kinesin inhibitors |
| TW200400816A (en) * | 2002-06-26 | 2004-01-16 | Lilly Co Eli | Tricyclic steroid hormone nuclear receptor modulators |
| WO2004014881A2 (en) | 2002-08-09 | 2004-02-19 | Astra Zeneca Ab | '1,2,4'oxadiazoles as modulators of metabotropic glutamate receptor-5 |
| CN1681805A (zh) | 2002-09-18 | 2005-10-12 | 辉瑞产品公司 | 作为转化生长因子(tgf)抑制剂的新的咪唑类化合物 |
| WO2004035056A1 (en) | 2002-10-13 | 2004-04-29 | Neurosearch A/S | Use of skca channel blocking drugs for combating parkinson's disease |
| AU2003284142A1 (en) | 2002-10-15 | 2004-05-04 | Synta Pharmaceuticals Corp | Aromatic bicyclic heterocyles to modulate 1L-12 production |
| US20050054705A1 (en) | 2003-02-04 | 2005-03-10 | Aventis Pharma Deutschland Gmbh | N-substituted (benzoimidazol-2-yl) phenylamines, process for their preparation, their use as medicament or diagnostic aid, and medicament comprising them |
| US7531553B2 (en) | 2003-03-21 | 2009-05-12 | Amgen Inc. | Heterocyclic compounds and methods of use |
| WO2004087153A2 (en) | 2003-03-28 | 2004-10-14 | Chiron Corporation | Use of organic compounds for immunopotentiation |
| AR044399A1 (es) | 2003-05-20 | 2005-09-14 | Novartis Ag | Compuestos heterociclicos y su uso como activadores de receptores de ppar. composiciones farmaceuticas que los contienen |
| WO2005000404A2 (en) | 2003-05-29 | 2005-01-06 | Synta Pharmaceuticals, Corp. | Heterocyclic compounds for preventing and treating disorders associated with excessive bone loss |
| CA2531418A1 (en) | 2003-07-08 | 2005-01-20 | Novartis Ag | Benzenesulfonylamino compounds and pharmaceutical compositions containing these compounds |
| JP2007502298A (ja) | 2003-08-14 | 2007-02-08 | スミスクライン ビーチャム コーポレーション | 化合物 |
| EP2210607B1 (en) | 2003-09-26 | 2011-08-17 | Exelixis Inc. | N-[3-fluoro-4-({6-(methyloxy)-7-[(3-morpholin-4-ylpropyl)oxy]quinolin-4-yl}oxy)phenyl]-N'-(4-fluorophenyl)cyclopropane-1,1-dicarboxamide for the treatment of cancer |
| EP1682126B1 (en) * | 2003-10-16 | 2009-07-01 | Novartis Vaccines and Diagnostics, Inc. | Substituted benzazoles and use thereof as inhibitors of raf kinase |
| US7470712B2 (en) | 2004-01-21 | 2008-12-30 | Bristol-Myers Squibb Company | Amino-benzazoles as P2Y1 receptor inhibitors |
| US7626030B2 (en) | 2004-01-23 | 2009-12-01 | Amgen Inc. | Compounds and methods of use |
| PE20070335A1 (es) | 2005-08-30 | 2007-04-21 | Novartis Ag | Benzimidazoles sustituidos y metodos para su preparacion |
| BRPI0715423A2 (pt) * | 2006-07-21 | 2013-07-02 | Novartis Ag | formulaÇÕes para Éteres de benzimidazolil piridila |
-
2006
- 2006-08-29 PE PE2006001051A patent/PE20070335A1/es not_active Application Discontinuation
- 2006-08-29 TW TW095131838A patent/TW200804345A/zh unknown
- 2006-08-29 TW TW095131916A patent/TWI387592B/zh not_active IP Right Cessation
- 2006-08-29 PE PE2006001050A patent/PE20070427A1/es not_active Application Discontinuation
- 2006-08-30 EP EP06824870A patent/EP1926722B1/en active Active
- 2006-08-30 PT PT06790127T patent/PT1924577E/pt unknown
- 2006-08-30 SM SM200800022T patent/SMAP200800022A/it unknown
- 2006-08-30 NZ NZ565451A patent/NZ565451A/en not_active IP Right Cessation
- 2006-08-30 AR ARP060103802A patent/AR055622A1/es unknown
- 2006-08-30 CA CA2620472A patent/CA2620472C/en active Active
- 2006-08-30 KR KR1020087005201A patent/KR20080039964A/ko not_active Abandoned
- 2006-08-30 BR BRPI0615314-3A patent/BRPI0615314A2/pt not_active IP Right Cessation
- 2006-08-30 NZ NZ565450A patent/NZ565450A/en not_active IP Right Cessation
- 2006-08-30 US US11/513,959 patent/US7482367B2/en active Active
- 2006-08-30 SI SI200631026T patent/SI1924577T1/sl unknown
- 2006-08-30 HR HR20110939T patent/HRP20110939T1/hr unknown
- 2006-08-30 DE DE602006021036T patent/DE602006021036D1/de active Active
- 2006-08-30 SI SI200631203T patent/SI1926722T1/sl unknown
- 2006-08-30 AU AU2006284666A patent/AU2006284666B2/en not_active Ceased
- 2006-08-30 DK DK06824870.7T patent/DK1926722T3/da active
- 2006-08-30 AT AT06790127T patent/ATE503751T1/de active
- 2006-08-30 EP EP06790127A patent/EP1924577B1/en not_active Not-in-force
- 2006-08-30 HR HR20110312T patent/HRP20110312T1/hr unknown
- 2006-08-30 EA EA200800441A patent/EA014230B1/ru not_active IP Right Cessation
- 2006-08-30 MY MYPI20080095A patent/MY163886A/en unknown
- 2006-08-30 AU AU2006287688A patent/AU2006287688B2/en active Active
- 2006-08-30 PT PT06824870T patent/PT1926722E/pt unknown
- 2006-08-30 BR BRPI0615309-7A patent/BRPI0615309B1/pt not_active IP Right Cessation
- 2006-08-30 NI NI200800060A patent/NI200800060A/es unknown
- 2006-08-30 RS RS20110583A patent/RS52099B/sr unknown
- 2006-08-30 PL PL06790127T patent/PL1924577T3/pl unknown
- 2006-08-30 PL PL06824870T patent/PL1926722T3/pl unknown
- 2006-08-30 KR KR1020087005202A patent/KR20080039965A/ko not_active Abandoned
- 2006-08-30 GT GT200600394A patent/GT200600394A/es unknown
- 2006-08-30 AT AT06824870T patent/ATE526325T1/de active
- 2006-08-30 WO PCT/US2006/034088 patent/WO2007030377A1/en not_active Ceased
- 2006-08-30 CA CA002619966A patent/CA2619966A1/en not_active Abandoned
- 2006-08-30 JP JP2008529285A patent/JP5210866B2/ja active Active
- 2006-08-30 WO PCT/US2006/034112 patent/WO2007027950A1/en not_active Ceased
- 2006-08-30 US US11/513,745 patent/US20070049622A1/en not_active Abandoned
- 2006-08-30 JP JP2008529291A patent/JP5210867B2/ja not_active Expired - Fee Related
- 2006-08-30 GE GEAP200610552A patent/GEP20105004B/en unknown
- 2006-08-30 DK DK06790127.2T patent/DK1924577T3/da active
- 2006-08-30 ES ES06824870T patent/ES2374451T3/es active Active
- 2006-08-30 AR ARP060103801A patent/AR057109A1/es unknown
- 2006-08-30 MY MYPI20080108A patent/MY148694A/en unknown
-
2008
- 2008-01-28 IL IL189080A patent/IL189080A/en not_active IP Right Cessation
- 2008-02-03 IL IL189194A patent/IL189194A/en not_active IP Right Cessation
- 2008-02-07 CR CR9716A patent/CR9716A/es not_active Application Discontinuation
- 2008-02-21 EC EC2008008210A patent/ECSP088210A/es unknown
- 2008-02-25 CU CU20080027A patent/CU23784B7/es not_active IP Right Cessation
- 2008-02-25 EC EC2008008218A patent/ECSP088218A/es unknown
- 2008-02-28 HN HN2008000317A patent/HN2008000317A/es unknown
- 2008-02-28 TN TNP2008000089A patent/TNSN08089A1/en unknown
- 2008-02-28 TN TNP2008000088A patent/TNSN08088A1/en unknown
- 2008-03-11 MA MA30738A patent/MA29772B1/fr unknown
- 2008-03-11 MA MA30737A patent/MA29915B1/fr unknown
- 2008-03-26 NO NO20081476A patent/NO20081476L/no not_active Application Discontinuation
- 2008-05-05 US US12/151,995 patent/US7767820B2/en not_active Expired - Fee Related
- 2008-12-05 US US12/315,779 patent/US7732465B2/en active Active
-
2010
- 2010-04-13 US US12/759,578 patent/US8592459B2/en active Active
- 2010-06-18 US US12/818,971 patent/US20100256375A1/en not_active Abandoned
-
2011
- 2011-06-27 CY CY20111100607T patent/CY1111871T1/el unknown
- 2011-12-06 CY CY20111101214T patent/CY1112157T1/el unknown
-
2012
- 2012-12-03 JP JP2012264553A patent/JP2013060458A/ja active Pending
- 2012-12-03 JP JP2012264552A patent/JP2013060457A/ja not_active Withdrawn
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP1926722B1 (en) | Substituted benzimidazoles as kinase inhibitors | |
| JP6644765B2 (ja) | プロテインキナーゼc阻害剤およびその使用方法 | |
| ES2452349T3 (es) | Inhibidores de CSF-1R, composiciones, y métodos de uso | |
| BRPI0710540A2 (pt) | compostos de benzoxazol e benzotiazol substituìdos por 6-0 e métodos de inibir a sinalização de scf-1r | |
| KR20130006664A (ko) | 인다졸 화합물 및 그의 용도 | |
| AU2008251764B2 (en) | Solid forms of a Raf kinase inhibitor | |
| CN101253168B (zh) | 作为激酶抑制剂的被取代的苯并咪唑类物质 | |
| HK1117523B (en) | Substituted benzimidazoles as kinase inhibitors |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B25C | Requirement related to requested transfer of rights |
Owner name: NOVARTIS AG (CH) Free format text: A FIM DE ATENDER A TRANSFERENCIA REQUERIDA ATRAVES DA PETICAO NO 20150005921 DE 23/03/2015 , E NECESSARIO REAPRESENTAR O DOCUMENTO DE CESSAO COM AS ASSINATURAS NOTARIZADAS E A DEVIDA LEGALIZACAO CONSULAR. |
|
| B25B | Requested transfer of rights rejected |
Owner name: NOVARTIS AG (CH) |
|
| B25C | Requirement related to requested transfer of rights |
Owner name: NOVARTIS AG (CH) |
|
| B25A | Requested transfer of rights approved |
Owner name: NOVARTIS TIERGESUNDHEIT AG (CH) |
|
| B25B | Requested transfer of rights rejected |
Owner name: NOVARTIS TIERGESUNDHEIT AG (CH) |
|
| B25C | Requirement related to requested transfer of rights |
Owner name: NOVARTIS TIERGESUNDHEIT AG (CH) |
|
| B25L | Entry of change of name and/or headquarter and transfer of application, patent and certificate of addition of invention: publication cancelled |
Owner name: NOVARTIS AG (CH) Free format text: ANULADO O DESPACHO 25.1 PUBLICADO NA RPI 2418 DE 09/05/2017 POR TER SIDO INDEVIDO. Owner name: NOVARTIS AG (CH) |
|
| B25L | Entry of change of name and/or headquarter and transfer of application, patent and certificate of addition of invention: publication cancelled |
Owner name: NOVARTIS AG (CH) |
|
| B06F | Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette] | ||
| B25B | Requested transfer of rights rejected |
Owner name: NOVARTIS AG (CH) |
|
| B25A | Requested transfer of rights approved |
Owner name: NOVARTIS TIERGESUNDHEIT AG (CH) |
|
| B25D | Requested change of name of applicant approved |
Owner name: ELANCO TIERGESUNDHEIT AG (CH) |
|
| B07D | Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette] | ||
| B25G | Requested change of headquarter approved |
Owner name: ELANCO TIERGESUNDHEIT AG (CH) |
|
| B07E | Notification of approval relating to section 229 industrial property law [chapter 7.5 patent gazette] | ||
| B06U | Preliminary requirement: requests with searches performed by other patent offices: procedure suspended [chapter 6.21 patent gazette] | ||
| B06A | Patent application procedure suspended [chapter 6.1 patent gazette] | ||
| B06A | Patent application procedure suspended [chapter 6.1 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted [chapter 16.1 patent gazette] |
Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 30/08/2006, OBSERVADAS AS CONDICOES LEGAIS. PATENTE CONCEDIDA CONFORME ADI 5.529/DF, QUE DETERMINA A ALTERACAO DO PRAZO DE CONCESSAO. |
|
| B21F | Lapse acc. art. 78, item iv - on non-payment of the annual fees in time |
Free format text: REFERENTE A 15A ANUIDADE. |
|
| B24D | Patent annual fee: restoration after fee payment |