DE69729083T2 - Als entzündungshemmende mittel nützliche dihydrobenzofurane und verwandte verbindungen - Google Patents
Als entzündungshemmende mittel nützliche dihydrobenzofurane und verwandte verbindungen Download PDFInfo
- Publication number
- DE69729083T2 DE69729083T2 DE69729083T DE69729083T DE69729083T2 DE 69729083 T2 DE69729083 T2 DE 69729083T2 DE 69729083 T DE69729083 T DE 69729083T DE 69729083 T DE69729083 T DE 69729083T DE 69729083 T2 DE69729083 T2 DE 69729083T2
- Authority
- DE
- Germany
- Prior art keywords
- hydrogen
- atoms
- branched
- compound according
- compound
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- 150000001875 compounds Chemical class 0.000 title claims abstract description 71
- 239000001257 hydrogen Substances 0.000 claims abstract description 32
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 32
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims abstract description 29
- 125000004429 atom Chemical group 0.000 claims abstract description 22
- 125000003118 aryl group Chemical group 0.000 claims abstract description 21
- 125000004432 carbon atom Chemical group C* 0.000 claims abstract description 18
- 125000003545 alkoxy group Chemical group 0.000 claims abstract description 17
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 17
- 206010061218 Inflammation Diseases 0.000 claims abstract description 15
- 230000004054 inflammatory process Effects 0.000 claims abstract description 15
- 125000000623 heterocyclic group Chemical group 0.000 claims abstract description 14
- 125000001072 heteroaryl group Chemical group 0.000 claims abstract description 13
- 229910052760 oxygen Inorganic materials 0.000 claims abstract description 13
- 125000005842 heteroatom Chemical group 0.000 claims abstract description 12
- 239000008194 pharmaceutical composition Substances 0.000 claims abstract description 12
- 229910052717 sulfur Inorganic materials 0.000 claims abstract description 10
- 208000002193 Pain Diseases 0.000 claims abstract description 8
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims abstract description 6
- 125000000217 alkyl group Chemical group 0.000 claims description 18
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 9
- 239000003814 drug Substances 0.000 claims description 7
- 239000003937 drug carrier Substances 0.000 claims description 7
- 150000002431 hydrogen Chemical class 0.000 claims description 7
- 229920006395 saturated elastomer Polymers 0.000 claims description 6
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 claims description 5
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical group [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 claims description 4
- 239000001301 oxygen Substances 0.000 claims description 4
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 claims description 4
- 206010003246 arthritis Diseases 0.000 claims description 3
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 claims 1
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 claims 1
- 238000004519 manufacturing process Methods 0.000 claims 1
- 239000011593 sulfur Substances 0.000 claims 1
- 238000000034 method Methods 0.000 abstract description 10
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 34
- 239000000243 solution Substances 0.000 description 29
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 25
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 24
- 239000000203 mixture Substances 0.000 description 22
- -1 methoxy, ethoxy, propoxy, butoxy, pentoxy Chemical group 0.000 description 20
- 238000006243 chemical reaction Methods 0.000 description 18
- 239000003921 oil Substances 0.000 description 18
- 235000019198 oils Nutrition 0.000 description 18
- 238000012360 testing method Methods 0.000 description 12
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 11
- 239000007787 solid Substances 0.000 description 11
- 230000002496 gastric effect Effects 0.000 description 10
- 241001465754 Metazoa Species 0.000 description 9
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 9
- 230000003110 anti-inflammatory effect Effects 0.000 description 9
- 239000000460 chlorine Substances 0.000 description 9
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 8
- 230000000694 effects Effects 0.000 description 8
- 229940021182 non-steroidal anti-inflammatory drug Drugs 0.000 description 8
- 239000011541 reaction mixture Substances 0.000 description 8
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 7
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 7
- 229910052736 halogen Inorganic materials 0.000 description 7
- 229910052757 nitrogen Inorganic materials 0.000 description 7
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 6
- 241000700159 Rattus Species 0.000 description 6
- 230000000202 analgesic effect Effects 0.000 description 6
- 201000010099 disease Diseases 0.000 description 6
- 229940079593 drug Drugs 0.000 description 6
- 150000002367 halogens Chemical class 0.000 description 6
- 239000000843 powder Substances 0.000 description 6
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 5
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 5
- 230000015572 biosynthetic process Effects 0.000 description 5
- 239000002775 capsule Substances 0.000 description 5
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 5
- 238000001914 filtration Methods 0.000 description 5
- 238000002844 melting Methods 0.000 description 5
- 230000008018 melting Effects 0.000 description 5
- 201000008482 osteoarthritis Diseases 0.000 description 5
- 206010039073 rheumatoid arthritis Diseases 0.000 description 5
- 239000002904 solvent Substances 0.000 description 5
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 4
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 4
- 208000025865 Ulcer Diseases 0.000 description 4
- HQABUPZFAYXKJW-UHFFFAOYSA-N butan-1-amine Chemical compound CCCCN HQABUPZFAYXKJW-UHFFFAOYSA-N 0.000 description 4
- 230000008859 change Effects 0.000 description 4
- 229910052801 chlorine Inorganic materials 0.000 description 4
- 238000007796 conventional method Methods 0.000 description 4
- 125000004122 cyclic group Chemical group 0.000 description 4
- 230000006378 damage Effects 0.000 description 4
- 230000003628 erosive effect Effects 0.000 description 4
- 235000019439 ethyl acetate Nutrition 0.000 description 4
- CGIGDMFJXJATDK-UHFFFAOYSA-N indomethacin Chemical compound CC1=C(CC(O)=O)C2=CC(OC)=CC=C2N1C(=O)C1=CC=C(Cl)C=C1 CGIGDMFJXJATDK-UHFFFAOYSA-N 0.000 description 4
- 239000004615 ingredient Substances 0.000 description 4
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 4
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 4
- 239000002244 precipitate Substances 0.000 description 4
- 238000010992 reflux Methods 0.000 description 4
- 238000003786 synthesis reaction Methods 0.000 description 4
- 230000000699 topical effect Effects 0.000 description 4
- HBEDSQVIWPRPAY-UHFFFAOYSA-N 2,3-dihydrobenzofuran Chemical class C1=CC=C2OCCC2=C1 HBEDSQVIWPRPAY-UHFFFAOYSA-N 0.000 description 3
- IXZINPPJEVZCGS-UHFFFAOYSA-N 7-tert-butyl-2-ethyl-3,3-dimethyl-2h-1-benzofuran-5-carboxamide;hydrochloride Chemical compound Cl.CC1(C)C(CC)OC2=C1C=C(C(O)=N)C=C2C(C)(C)C IXZINPPJEVZCGS-UHFFFAOYSA-N 0.000 description 3
- YJWAZKXHVLKWKP-UHFFFAOYSA-N 7-tert-butyl-3,3-dimethyl-2h-1-benzofuran-5-carbonitrile Chemical compound CC(C)(C)C1=CC(C#N)=CC2=C1OCC2(C)C YJWAZKXHVLKWKP-UHFFFAOYSA-N 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 3
- 206010030113 Oedema Diseases 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 3
- 239000002253 acid Substances 0.000 description 3
- 230000001154 acute effect Effects 0.000 description 3
- 229940124599 anti-inflammatory drug Drugs 0.000 description 3
- 239000008346 aqueous phase Substances 0.000 description 3
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 3
- 229910052794 bromium Inorganic materials 0.000 description 3
- 239000003795 chemical substances by application Substances 0.000 description 3
- WRJWRGBVPUUDLA-UHFFFAOYSA-N chlorosulfonyl isocyanate Chemical compound ClS(=O)(=O)N=C=O WRJWRGBVPUUDLA-UHFFFAOYSA-N 0.000 description 3
- 150000002617 leukotrienes Chemical class 0.000 description 3
- 239000007788 liquid Substances 0.000 description 3
- 239000000741 silica gel Substances 0.000 description 3
- 229910002027 silica gel Inorganic materials 0.000 description 3
- 210000002784 stomach Anatomy 0.000 description 3
- 208000024891 symptom Diseases 0.000 description 3
- 231100000397 ulcer Toxicity 0.000 description 3
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 3
- ZHXUEUKVDMWSKV-UHFFFAOYSA-N 1-(3,5-ditert-butyl-4-hydroxyphenyl)hex-5-yn-1-one Chemical group CC(C)(C)C1=CC(C(=O)CCCC#C)=CC(C(C)(C)C)=C1O ZHXUEUKVDMWSKV-UHFFFAOYSA-N 0.000 description 2
- OZAIFHULBGXAKX-UHFFFAOYSA-N 2-(2-cyanopropan-2-yldiazenyl)-2-methylpropanenitrile Chemical compound N#CC(C)(C)N=NC(C)(C)C#N OZAIFHULBGXAKX-UHFFFAOYSA-N 0.000 description 2
- LOWWSYWGAKCKLG-UHFFFAOYSA-N 2-(6-methoxynaphthalen-1-yl)acetic acid Chemical compound OC(=O)CC1=CC=CC2=CC(OC)=CC=C21 LOWWSYWGAKCKLG-UHFFFAOYSA-N 0.000 description 2
- JIAFHIIVBAYCCU-UHFFFAOYSA-N 2-bromo-6-tert-butylbenzenethiol Chemical compound CC(C)(C)C1=CC=CC(Br)=C1S JIAFHIIVBAYCCU-UHFFFAOYSA-N 0.000 description 2
- DCPLPTWQNJJDCP-UHFFFAOYSA-N 7-tert-butyl-3,3-dimethyl-2h-1-benzothiophene-5-carbonitrile Chemical compound CC(C)(C)C1=CC(C#N)=CC2=C1SCC2(C)C DCPLPTWQNJJDCP-UHFFFAOYSA-N 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 2
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 2
- 241000282412 Homo Species 0.000 description 2
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 2
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 2
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 2
- 240000001307 Myosotis scorpioides Species 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- 125000004423 acyloxy group Chemical group 0.000 description 2
- 125000003368 amide group Chemical group 0.000 description 2
- 150000001409 amidines Chemical class 0.000 description 2
- 230000002456 anti-arthritic effect Effects 0.000 description 2
- 239000002260 anti-inflammatory agent Substances 0.000 description 2
- 239000003963 antioxidant agent Substances 0.000 description 2
- YZXBAPSDXZZRGB-DOFZRALJSA-N arachidonic acid Chemical compound CCCCC\C=C/C\C=C/C\C=C/C\C=C/CCCC(O)=O YZXBAPSDXZZRGB-DOFZRALJSA-N 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- 150000001555 benzenes Chemical class 0.000 description 2
- OSGAYBCDTDRGGQ-UHFFFAOYSA-L calcium sulfate Chemical compound [Ca+2].[O-]S([O-])(=O)=O OSGAYBCDTDRGGQ-UHFFFAOYSA-L 0.000 description 2
- 238000004587 chromatography analysis Methods 0.000 description 2
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 239000003974 emollient agent Substances 0.000 description 2
- 239000000706 filtrate Substances 0.000 description 2
- 239000011737 fluorine Substances 0.000 description 2
- 229910052731 fluorine Inorganic materials 0.000 description 2
- 239000007789 gas Substances 0.000 description 2
- 230000002178 gastroprotective effect Effects 0.000 description 2
- 229960000905 indomethacin Drugs 0.000 description 2
- 208000015181 infectious disease Diseases 0.000 description 2
- 239000002085 irritant Substances 0.000 description 2
- 231100000021 irritant Toxicity 0.000 description 2
- 239000008101 lactose Substances 0.000 description 2
- UBJFKNSINUCEAL-UHFFFAOYSA-N lithium;2-methylpropane Chemical compound [Li+].C[C-](C)C UBJFKNSINUCEAL-UHFFFAOYSA-N 0.000 description 2
- 210000004185 liver Anatomy 0.000 description 2
- 235000019359 magnesium stearate Nutrition 0.000 description 2
- 239000002609 medium Substances 0.000 description 2
- 229920000609 methyl cellulose Polymers 0.000 description 2
- 239000001923 methylcellulose Substances 0.000 description 2
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 2
- 239000008108 microcrystalline cellulose Substances 0.000 description 2
- 229940016286 microcrystalline cellulose Drugs 0.000 description 2
- 238000012986 modification Methods 0.000 description 2
- 230000004048 modification Effects 0.000 description 2
- UHOVQNZJYSORNB-UHFFFAOYSA-N monobenzene Natural products C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 2
- 125000002950 monocyclic group Chemical group 0.000 description 2
- 150000002825 nitriles Chemical class 0.000 description 2
- 239000012074 organic phase Substances 0.000 description 2
- 230000000144 pharmacologic effect Effects 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 235000010482 polyoxyethylene sorbitan monooleate Nutrition 0.000 description 2
- 229920000053 polysorbate 80 Polymers 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 2
- 230000008569 process Effects 0.000 description 2
- 239000000047 product Substances 0.000 description 2
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 230000003637 steroidlike Effects 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- 229950003441 tebufelone Drugs 0.000 description 2
- 125000004417 unsaturated alkyl group Chemical group 0.000 description 2
- BWRYNNCGEDOTRW-GXDHUFHOSA-N (4e)-4-[(3,5-ditert-butyl-4-hydroxyphenyl)methylidene]-2-methyloxazinan-3-one Chemical compound O=C1N(C)OCC\C1=C/C1=CC(C(C)(C)C)=C(O)C(C(C)(C)C)=C1 BWRYNNCGEDOTRW-GXDHUFHOSA-N 0.000 description 1
- FVDALABVQJXZAA-UHFFFAOYSA-N (7-tert-butyl-3,3-dimethyl-2h-1-benzofuran-5-yl)-pyrrolidin-1-ylmethanimine;hydrochloride Chemical compound Cl.C=1C(C(CO2)(C)C)=C2C(C(C)(C)C)=CC=1C(=N)N1CCCC1 FVDALABVQJXZAA-UHFFFAOYSA-N 0.000 description 1
- 150000005071 1,2,4-oxadiazoles Chemical class 0.000 description 1
- YGTAZGSLCXNBQL-UHFFFAOYSA-N 1,2,4-thiadiazole Chemical class C=1N=CSN=1 YGTAZGSLCXNBQL-UHFFFAOYSA-N 0.000 description 1
- RLQZIECDMISZHS-UHFFFAOYSA-N 2-phenylcyclohexa-2,5-diene-1,4-dione Chemical compound O=C1C=CC(=O)C(C=2C=CC=CC=2)=C1 RLQZIECDMISZHS-UHFFFAOYSA-N 0.000 description 1
- BKMGLHQPYYCKPO-UHFFFAOYSA-N 2-tert-butylbenzenethiol Chemical compound CC(C)(C)C1=CC=CC=C1S BKMGLHQPYYCKPO-UHFFFAOYSA-N 0.000 description 1
- OHXAOPZTJOUYKM-UHFFFAOYSA-N 3-Chloro-2-methylpropene Chemical compound CC(=C)CCl OHXAOPZTJOUYKM-UHFFFAOYSA-N 0.000 description 1
- JRVPYYRJHBDDLV-UHFFFAOYSA-N 5-bromo-7-tert-butyl-3,3-dimethyl-2h-1-benzofuran Chemical compound CC(C)(C)C1=CC(Br)=CC2=C1OCC2(C)C JRVPYYRJHBDDLV-UHFFFAOYSA-N 0.000 description 1
- PAXFCBQBEUGTGC-UHFFFAOYSA-N 7-tert-butyl-2,3-dihydro-1-benzofuran Chemical compound CC(C)(C)C1=CC=CC2=C1OCC2 PAXFCBQBEUGTGC-UHFFFAOYSA-N 0.000 description 1
- UUPYAEAXOHNHLT-UHFFFAOYSA-N 7-tert-butyl-2,3-dihydro-1-benzothiophene Chemical compound CC(C)(C)C1=CC=CC2=C1SCC2 UUPYAEAXOHNHLT-UHFFFAOYSA-N 0.000 description 1
- KHTSFJDIVQUQFU-UHFFFAOYSA-N 7-tert-butyl-3,3-dimethyl-2h-1-benzothiophene Chemical compound CC(C)(C)C1=CC=CC2=C1SCC2(C)C KHTSFJDIVQUQFU-UHFFFAOYSA-N 0.000 description 1
- VJXDTBBZRFJMCA-UHFFFAOYSA-N 7-tert-butyl-n'-hydroxy-3,3-dimethyl-2h-1-benzofuran-5-carboximidamide Chemical compound CC(C)(C)C1=CC(C(N)=NO)=CC2=C1OCC2(C)C VJXDTBBZRFJMCA-UHFFFAOYSA-N 0.000 description 1
- FZKBHCHFCLYMLY-UHFFFAOYSA-N 7-tert-butyl-n,n,3,3-tetramethyl-2h-1-benzofuran-5-carboximidamide;hydrochloride Chemical compound Cl.CC(C)(C)C1=CC(C(=N)N(C)C)=CC2=C1OCC2(C)C FZKBHCHFCLYMLY-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- 208000002874 Acne Vulgaris Diseases 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 208000024827 Alzheimer disease Diseases 0.000 description 1
- 206010002556 Ankylosing Spondylitis Diseases 0.000 description 1
- 102000001381 Arachidonate 5-Lipoxygenase Human genes 0.000 description 1
- 108010093579 Arachidonate 5-lipoxygenase Proteins 0.000 description 1
- 206010003497 Asphyxia Diseases 0.000 description 1
- 241000416162 Astragalus gummifer Species 0.000 description 1
- 0 C*1C(*)(*)c2cc(C(N(*)*)=N)cc(*)c2*1 Chemical compound C*1C(*)(*)c2cc(C(N(*)*)=N)cc(*)c2*1 0.000 description 1
- 229920002261 Corn starch Polymers 0.000 description 1
- XZMCDFZZKTWFGF-UHFFFAOYSA-N Cyanamide Chemical class NC#N XZMCDFZZKTWFGF-UHFFFAOYSA-N 0.000 description 1
- 102000002004 Cytochrome P-450 Enzyme System Human genes 0.000 description 1
- 108010015742 Cytochrome P-450 Enzyme System Proteins 0.000 description 1
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- FBPFZTCFMRRESA-JGWLITMVSA-N D-glucitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-JGWLITMVSA-N 0.000 description 1
- 208000005171 Dysmenorrhea Diseases 0.000 description 1
- 239000001856 Ethyl cellulose Substances 0.000 description 1
- ZZSNKZQZMQGXPY-UHFFFAOYSA-N Ethyl cellulose Chemical compound CCOCC1OC(OC)C(OCC)C(OCC)C1OC1C(O)C(O)C(OC)C(CO)O1 ZZSNKZQZMQGXPY-UHFFFAOYSA-N 0.000 description 1
- 208000009386 Experimental Arthritis Diseases 0.000 description 1
- 206010059024 Gastrointestinal toxicity Diseases 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 201000005569 Gout Diseases 0.000 description 1
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 1
- 206010020751 Hypersensitivity Diseases 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 208000004575 Infectious Arthritis Diseases 0.000 description 1
- 208000003456 Juvenile Arthritis Diseases 0.000 description 1
- 206010059176 Juvenile idiopathic arthritis Diseases 0.000 description 1
- 239000000867 Lipoxygenase Inhibitor Substances 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- 241000699666 Mus <mouse, genus> Species 0.000 description 1
- 241000699670 Mus sp. Species 0.000 description 1
- KWYHDKDOAIKMQN-UHFFFAOYSA-N N,N,N',N'-tetramethylethylenediamine Chemical compound CN(C)CCN(C)C KWYHDKDOAIKMQN-UHFFFAOYSA-N 0.000 description 1
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 1
- GXCLVBGFBYZDAG-UHFFFAOYSA-N N-[2-(1H-indol-3-yl)ethyl]-N-methylprop-2-en-1-amine Chemical compound CN(CCC1=CNC2=C1C=CC=C2)CC=C GXCLVBGFBYZDAG-UHFFFAOYSA-N 0.000 description 1
- BLXXJMDCKKHMKV-UHFFFAOYSA-N Nabumetone Chemical compound C1=C(CCC(C)=O)C=CC2=CC(OC)=CC=C21 BLXXJMDCKKHMKV-UHFFFAOYSA-N 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 1
- 201000004681 Psoriasis Diseases 0.000 description 1
- 201000001263 Psoriatic Arthritis Diseases 0.000 description 1
- 208000033464 Reiter syndrome Diseases 0.000 description 1
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 1
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 1
- 244000061456 Solanum tuberosum Species 0.000 description 1
- 235000002595 Solanum tuberosum Nutrition 0.000 description 1
- 208000007156 Spondylarthritis Diseases 0.000 description 1
- 201000002661 Spondylitis Diseases 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- 235000021355 Stearic acid Nutrition 0.000 description 1
- 208000007107 Stomach Ulcer Diseases 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- 229920001615 Tragacanth Polymers 0.000 description 1
- 102000004142 Trypsin Human genes 0.000 description 1
- 108090000631 Trypsin Proteins 0.000 description 1
- 238000009825 accumulation Methods 0.000 description 1
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 1
- 230000002378 acidificating effect Effects 0.000 description 1
- 206010000496 acne Diseases 0.000 description 1
- 125000005035 acylthio group Chemical group 0.000 description 1
- 210000004404 adrenal cortex Anatomy 0.000 description 1
- 230000002411 adverse Effects 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 1
- 125000004414 alkyl thio group Chemical group 0.000 description 1
- 230000007815 allergy Effects 0.000 description 1
- 150000001412 amines Chemical class 0.000 description 1
- 229940121363 anti-inflammatory agent Drugs 0.000 description 1
- 230000003502 anti-nociceptive effect Effects 0.000 description 1
- 230000001741 anti-phlogistic effect Effects 0.000 description 1
- 230000001754 anti-pyretic effect Effects 0.000 description 1
- 230000000123 anti-resoprtive effect Effects 0.000 description 1
- 230000003078 antioxidant effect Effects 0.000 description 1
- 239000003435 antirheumatic agent Substances 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 229940114079 arachidonic acid Drugs 0.000 description 1
- 235000021342 arachidonic acid Nutrition 0.000 description 1
- 125000005110 aryl thio group Chemical group 0.000 description 1
- 125000004104 aryloxy group Chemical group 0.000 description 1
- 238000003556 assay Methods 0.000 description 1
- 208000006673 asthma Diseases 0.000 description 1
- 125000002785 azepinyl group Chemical group 0.000 description 1
- 125000001797 benzyl group Chemical class [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 210000004369 blood Anatomy 0.000 description 1
- 239000008280 blood Substances 0.000 description 1
- 239000012267 brine Substances 0.000 description 1
- 206010006451 bronchitis Diseases 0.000 description 1
- 230000005587 bubbling Effects 0.000 description 1
- 125000001951 carbamoylamino group Chemical group C(N)(=O)N* 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 235000010418 carrageenan Nutrition 0.000 description 1
- 239000000679 carrageenan Substances 0.000 description 1
- 229920001525 carrageenan Polymers 0.000 description 1
- 229940113118 carrageenan Drugs 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 239000004359 castor oil Substances 0.000 description 1
- 235000019438 castor oil Nutrition 0.000 description 1
- 235000010980 cellulose Nutrition 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 229920002301 cellulose acetate Polymers 0.000 description 1
- 210000003169 central nervous system Anatomy 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 235000019868 cocoa butter Nutrition 0.000 description 1
- 229940110456 cocoa butter Drugs 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 235000005687 corn oil Nutrition 0.000 description 1
- 239000002285 corn oil Substances 0.000 description 1
- 239000008120 corn starch Substances 0.000 description 1
- 235000012343 cottonseed oil Nutrition 0.000 description 1
- 239000002385 cottonseed oil Substances 0.000 description 1
- 239000006071 cream Substances 0.000 description 1
- 239000012043 crude product Substances 0.000 description 1
- 125000006165 cyclic alkyl group Chemical group 0.000 description 1
- 125000000753 cycloalkyl group Chemical group 0.000 description 1
- 125000000582 cycloheptyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 230000002354 daily effect Effects 0.000 description 1
- 230000007423 decrease Effects 0.000 description 1
- 239000008367 deionised water Substances 0.000 description 1
- 229910021641 deionized water Inorganic materials 0.000 description 1
- 230000001419 dependent effect Effects 0.000 description 1
- KVBKAPANDHPRDG-UHFFFAOYSA-N dibromotetrafluoroethane Chemical compound FC(F)(Br)C(F)(F)Br KVBKAPANDHPRDG-UHFFFAOYSA-N 0.000 description 1
- WGLUMOCWFMKWIL-UHFFFAOYSA-N dichloromethane;methanol Chemical compound OC.ClCCl WGLUMOCWFMKWIL-UHFFFAOYSA-N 0.000 description 1
- 230000029087 digestion Effects 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- OAGOUCJGXNLJNL-UHFFFAOYSA-N dimethylcyanamide Chemical compound CN(C)C#N OAGOUCJGXNLJNL-UHFFFAOYSA-N 0.000 description 1
- 238000007907 direct compression Methods 0.000 description 1
- 239000012153 distilled water Substances 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 231100000673 dose–response relationship Toxicity 0.000 description 1
- 230000036267 drug metabolism Effects 0.000 description 1
- 230000009977 dual effect Effects 0.000 description 1
- 208000000718 duodenal ulcer Diseases 0.000 description 1
- 210000005069 ears Anatomy 0.000 description 1
- 230000002500 effect on skin Effects 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 239000008393 encapsulating agent Substances 0.000 description 1
- CEIPQQODRKXDSB-UHFFFAOYSA-N ethyl 3-(6-hydroxynaphthalen-2-yl)-1H-indazole-5-carboximidate dihydrochloride Chemical compound Cl.Cl.C1=C(O)C=CC2=CC(C3=NNC4=CC=C(C=C43)C(=N)OCC)=CC=C21 CEIPQQODRKXDSB-UHFFFAOYSA-N 0.000 description 1
- OAYLNYINCPYISS-UHFFFAOYSA-N ethyl acetate;hexane Chemical compound CCCCCC.CCOC(C)=O OAYLNYINCPYISS-UHFFFAOYSA-N 0.000 description 1
- 235000019325 ethyl cellulose Nutrition 0.000 description 1
- 229920001249 ethyl cellulose Polymers 0.000 description 1
- 230000003203 everyday effect Effects 0.000 description 1
- 239000000284 extract Substances 0.000 description 1
- PJMPHNIQZUBGLI-UHFFFAOYSA-N fentanyl Chemical compound C=1C=CC=CC=1N(C(=O)CC)C(CC1)CCN1CCC1=CC=CC=C1 PJMPHNIQZUBGLI-UHFFFAOYSA-N 0.000 description 1
- 229960002428 fentanyl Drugs 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 238000003818 flash chromatography Methods 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- 231100000414 gastrointestinal toxicity Toxicity 0.000 description 1
- 210000001035 gastrointestinal tract Anatomy 0.000 description 1
- 239000000499 gel Substances 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 208000007565 gingivitis Diseases 0.000 description 1
- 239000008103 glucose Substances 0.000 description 1
- 235000011187 glycerol Nutrition 0.000 description 1
- ZEMPKEQAKRGZGQ-XOQCFJPHSA-N glycerol triricinoleate Natural products CCCCCC[C@@H](O)CC=CCCCCCCCC(=O)OC[C@@H](COC(=O)CCCCCCCC=CC[C@@H](O)CCCCCC)OC(=O)CCCCCCCC=CC[C@H](O)CCCCCC ZEMPKEQAKRGZGQ-XOQCFJPHSA-N 0.000 description 1
- 125000002795 guanidino group Chemical group C(N)(=N)N* 0.000 description 1
- 125000005059 halophenyl group Chemical group 0.000 description 1
- 230000035876 healing Effects 0.000 description 1
- 230000002008 hemorrhagic effect Effects 0.000 description 1
- 125000005549 heteroarylene group Chemical group 0.000 description 1
- 230000002209 hydrophobic effect Effects 0.000 description 1
- 125000002632 imidazolidinyl group Chemical group 0.000 description 1
- 125000004857 imidazopyridinyl group Chemical group N1C(=NC2=C1C=CC=N2)* 0.000 description 1
- 125000001041 indolyl group Chemical group 0.000 description 1
- 230000002757 inflammatory effect Effects 0.000 description 1
- 230000028709 inflammatory response Effects 0.000 description 1
- 239000003112 inhibitor Substances 0.000 description 1
- 239000007972 injectable composition Substances 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 230000003993 interaction Effects 0.000 description 1
- 210000000936 intestine Anatomy 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000010255 intramuscular injection Methods 0.000 description 1
- 239000007927 intramuscular injection Substances 0.000 description 1
- 238000007912 intraperitoneal administration Methods 0.000 description 1
- 238000001990 intravenous administration Methods 0.000 description 1
- 238000010253 intravenous injection Methods 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 229910052740 iodine Inorganic materials 0.000 description 1
- 208000002551 irritable bowel syndrome Diseases 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 125000005956 isoquinolyl group Chemical group 0.000 description 1
- 125000004628 isothiazolidinyl group Chemical group S1N(CCC1)* 0.000 description 1
- 125000001786 isothiazolyl group Chemical group 0.000 description 1
- 125000003965 isoxazolidinyl group Chemical group 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- 238000011005 laboratory method Methods 0.000 description 1
- 239000010410 layer Substances 0.000 description 1
- 230000003902 lesion Effects 0.000 description 1
- 238000011694 lewis rat Methods 0.000 description 1
- WGOPGODQLGJZGL-UHFFFAOYSA-N lithium;butane Chemical compound [Li+].CC[CH-]C WGOPGODQLGJZGL-UHFFFAOYSA-N 0.000 description 1
- 239000006210 lotion Substances 0.000 description 1
- 231100000053 low toxicity Toxicity 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- 239000002207 metabolite Substances 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 125000002757 morpholinyl group Chemical group 0.000 description 1
- 210000000214 mouth Anatomy 0.000 description 1
- KNKJSMTVMKOVKB-UHFFFAOYSA-N n'-butyl-7-tert-butyl-3,3-dimethyl-2h-1-benzofuran-5-carboximidamide;hydrochloride Chemical compound Cl.CC(C)(C)C1=CC(C(=N)NCCCC)=CC2=C1OCC2(C)C KNKJSMTVMKOVKB-UHFFFAOYSA-N 0.000 description 1
- 229960004270 nabumetone Drugs 0.000 description 1
- 125000001624 naphthyl group Chemical group 0.000 description 1
- 125000001971 neopentyl group Chemical group [H]C([*])([H])C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 210000000440 neutrophil Anatomy 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 230000003040 nociceptive effect Effects 0.000 description 1
- 125000006574 non-aromatic ring group Chemical group 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 239000012044 organic layer Substances 0.000 description 1
- 125000000160 oxazolidinyl group Chemical group 0.000 description 1
- 125000002971 oxazolyl group Chemical group 0.000 description 1
- 125000003585 oxepinyl group Chemical group 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- 230000001590 oxidative effect Effects 0.000 description 1
- 125000004043 oxo group Chemical group O=* 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 230000008506 pathogenesis Effects 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- 208000028169 periodontal disease Diseases 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 239000000546 pharmaceutical excipient Substances 0.000 description 1
- 125000000951 phenoxy group Chemical group [H]C1=C([H])C([H])=C(O*)C([H])=C1[H] 0.000 description 1
- 239000008363 phosphate buffer Substances 0.000 description 1
- ACVYVLVWPXVTIT-UHFFFAOYSA-N phosphinic acid Chemical compound O[PH2]=O ACVYVLVWPXVTIT-UHFFFAOYSA-N 0.000 description 1
- 230000035479 physiological effects, processes and functions Effects 0.000 description 1
- 239000002504 physiological saline solution Substances 0.000 description 1
- 125000004193 piperazinyl group Chemical group 0.000 description 1
- 125000003386 piperidinyl group Chemical group 0.000 description 1
- QYSPLQLAKJAUJT-UHFFFAOYSA-N piroxicam Chemical compound OC=1C2=CC=CC=C2S(=O)(=O)N(C)C=1C(=O)NC1=CC=CC=N1 QYSPLQLAKJAUJT-UHFFFAOYSA-N 0.000 description 1
- 229960002702 piroxicam Drugs 0.000 description 1
- 230000036470 plasma concentration Effects 0.000 description 1
- 229920005862 polyol Polymers 0.000 description 1
- 150000003077 polyols Chemical class 0.000 description 1
- 229920000136 polysorbate Polymers 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- 238000002360 preparation method Methods 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 230000003449 preventive effect Effects 0.000 description 1
- 238000012545 processing Methods 0.000 description 1
- 235000013772 propylene glycol Nutrition 0.000 description 1
- 239000002599 prostaglandin synthase inhibitor Substances 0.000 description 1
- 150000003180 prostaglandins Chemical class 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- 125000003072 pyrazolidinyl group Chemical group 0.000 description 1
- 125000003226 pyrazolyl group Chemical group 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 125000000714 pyrimidinyl group Chemical group 0.000 description 1
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 1
- 125000000168 pyrrolyl group Chemical group 0.000 description 1
- 125000005493 quinolyl group Chemical group 0.000 description 1
- 208000002574 reactive arthritis Diseases 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 210000002345 respiratory system Anatomy 0.000 description 1
- 125000006413 ring segment Chemical group 0.000 description 1
- 201000001223 septic arthritis Diseases 0.000 description 1
- 239000008159 sesame oil Substances 0.000 description 1
- 235000011803 sesame oil Nutrition 0.000 description 1
- 206010040872 skin infection Diseases 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 235000019812 sodium carboxymethyl cellulose Nutrition 0.000 description 1
- 229920001027 sodium carboxymethylcellulose Polymers 0.000 description 1
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 1
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 1
- 239000007962 solid dispersion Substances 0.000 description 1
- 239000000600 sorbitol Substances 0.000 description 1
- 235000010356 sorbitol Nutrition 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 239000008117 stearic acid Substances 0.000 description 1
- 238000007920 subcutaneous administration Methods 0.000 description 1
- 238000010254 subcutaneous injection Methods 0.000 description 1
- 239000007929 subcutaneous injection Substances 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 125000000547 substituted alkyl group Chemical group 0.000 description 1
- 125000003107 substituted aryl group Chemical group 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 235000000346 sugar Nutrition 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- 125000000446 sulfanediyl group Chemical group *S* 0.000 description 1
- 239000000375 suspending agent Substances 0.000 description 1
- 230000009885 systemic effect Effects 0.000 description 1
- 201000000596 systemic lupus erythematosus Diseases 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 1
- 125000001412 tetrahydropyranyl group Chemical group 0.000 description 1
- 125000005958 tetrahydrothienyl group Chemical group 0.000 description 1
- 125000004632 tetrahydrothiopyranyl group Chemical group S1C(CCCC1)* 0.000 description 1
- 125000003831 tetrazolyl group Chemical group 0.000 description 1
- 238000002560 therapeutic procedure Methods 0.000 description 1
- 125000001113 thiadiazolyl group Chemical group 0.000 description 1
- 125000001984 thiazolidinyl group Chemical group 0.000 description 1
- 125000000335 thiazolyl group Chemical group 0.000 description 1
- 125000001544 thienyl group Chemical group 0.000 description 1
- 125000003777 thiepinyl group Chemical group 0.000 description 1
- 150000003568 thioethers Chemical class 0.000 description 1
- 125000004568 thiomorpholinyl group Chemical group 0.000 description 1
- 125000003944 tolyl group Chemical group 0.000 description 1
- 208000004371 toothache Diseases 0.000 description 1
- 238000011200 topical administration Methods 0.000 description 1
- 235000010487 tragacanth Nutrition 0.000 description 1
- 239000000196 tragacanth Substances 0.000 description 1
- 229940116362 tragacanth Drugs 0.000 description 1
- 125000005310 triazolidinyl group Chemical group N1(NNCC1)* 0.000 description 1
- 125000001425 triazolyl group Chemical group 0.000 description 1
- 239000012588 trypsin Substances 0.000 description 1
- 230000036269 ulceration Effects 0.000 description 1
- 230000001562 ulcerogenic effect Effects 0.000 description 1
- 238000005292 vacuum distillation Methods 0.000 description 1
- 235000015112 vegetable and seed oil Nutrition 0.000 description 1
- 239000008158 vegetable oil Substances 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
- UHVMMEOXYDMDKI-JKYCWFKZSA-L zinc;1-(5-cyanopyridin-2-yl)-3-[(1s,2s)-2-(6-fluoro-2-hydroxy-3-propanoylphenyl)cyclopropyl]urea;diacetate Chemical compound [Zn+2].CC([O-])=O.CC([O-])=O.CCC(=O)C1=CC=C(F)C([C@H]2[C@H](C2)NC(=O)NC=2N=CC(=CC=2)C#N)=C1O UHVMMEOXYDMDKI-JKYCWFKZSA-L 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D307/00—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom
- C07D307/77—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D307/78—Benzo [b] furans; Hydrogenated benzo [b] furans
- C07D307/79—Benzo [b] furans; Hydrogenated benzo [b] furans with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to carbon atoms of the hetero ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D307/00—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom
- C07D307/77—Heterocyclic compounds containing five-membered rings having one oxygen atom as the only ring hetero atom ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D307/78—Benzo [b] furans; Hydrogenated benzo [b] furans
- C07D307/82—Benzo [b] furans; Hydrogenated benzo [b] furans with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to carbon atoms of the hetero ring
- C07D307/84—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/335—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin
- A61K31/34—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having five-membered rings with one oxygen as the only ring hetero atom, e.g. isosorbide
- A61K31/343—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having five-membered rings with one oxygen as the only ring hetero atom, e.g. isosorbide condensed with a carbocyclic ring, e.g. coumaran, bufuralol, befunolol, clobenfurol, amiodarone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/335—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin
- A61K31/35—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having six-membered rings with one oxygen as the only ring hetero atom
- A61K31/352—Heterocyclic compounds having oxygen as the only ring hetero atom, e.g. fungichromin having six-membered rings with one oxygen as the only ring hetero atom condensed with carbocyclic rings, e.g. methantheline
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/38—Heterocyclic compounds having sulfur as a ring hetero atom
- A61K31/381—Heterocyclic compounds having sulfur as a ring hetero atom having five-membered rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/38—Heterocyclic compounds having sulfur as a ring hetero atom
- A61K31/382—Heterocyclic compounds having sulfur as a ring hetero atom having six-membered rings, e.g. thioxanthenes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/02—Drugs for skeletal disorders for joint disorders, e.g. arthritis, arthrosis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D311/00—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings
- C07D311/02—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D311/04—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring
- C07D311/58—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring other than with oxygen or sulphur atoms in position 2 or 4
- C07D311/66—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring other than with oxygen or sulphur atoms in position 2 or 4 with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached in position 2
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D333/00—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom
- C07D333/50—Heterocyclic compounds containing five-membered rings having one sulfur atom as the only ring hetero atom condensed with carbocyclic rings or ring systems
- C07D333/52—Benzo[b]thiophenes; Hydrogenated benzo[b]thiophenes
- C07D333/62—Benzo[b]thiophenes; Hydrogenated benzo[b]thiophenes with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to carbon atoms of the hetero ring
- C07D333/68—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D335/00—Heterocyclic compounds containing six-membered rings having one sulfur atom as the only ring hetero atom
- C07D335/04—Heterocyclic compounds containing six-membered rings having one sulfur atom as the only ring hetero atom condensed with carbocyclic rings or ring systems
- C07D335/06—Benzothiopyrans; Hydrogenated benzothiopyrans
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/06—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Rheumatology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Pain & Pain Management (AREA)
- Immunology (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Physical Education & Sports Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Furan Compounds (AREA)
- Heterocyclic Compounds Containing Sulfur Atoms (AREA)
Description
- Die vorliegende Erfindung bezieht sich auf nicht-steroidale entzündungshemmende Arzneimittel, insbesondere auf substituiertes Dihydrobenzofuran und verwandte Verbindungen.
- Es wurde festgestellt, dass bestimmte Dihydrobenzofuranverbindungen und andere mit ihnen strukturell verwandte Verbindungen signifikante krankheitsbeeinflussende Aktivitäten aufweisen. Solche Verbindungen, Verfahren zum Herstellen dieser Verbindungen und Verwendungen für diese Verbindungen sind in den folgenden Literaturstellen offenbart: US-Patent Nr. 4,670,457, erteilt an Doria, Romeo & Como am 2. Juni 1987; US-Patent Nr. 4,849,428, erteilt an Dobson, Loomans, Matthews & Miller am 18. Juli 1989; Japanische Patentveröffentlichung Nr. 53-005178 von Yoshitomi Pharm. Ind. KK, veröffentlicht am 1. Januar 1978; Hammond, M. L., I. E. Kopka, R. A. Zambias, C. G. Caldwell, J. Boger, F. Baker, T. Bach, S. Luell & D. E. Maclntyre, "2,3-Dihydro-5-benzofuranols as Antioxidant-Based Inhibitors of Leukotriene Biosynthesis", J. Med. Chem., Bd. 32 (1989), S. 1006–1020; Ortiz de Monteliano, P. R. & M. A. Correia, "Suicidal Destruction of Cytochrome P-450 during Oxidative Drug Metabolism", Ann. Rev. Pharmacol. Toxicol., Bd. 23 (1983), S. 481–503; Chakrabarti, J. K., R. J. Eggleton, P. T. Gallagher, J. Harvey, T. A. Hicks, E. A. Kitchen und C. W. Smith, "5-Acyl-3-substitutedbenzofuran-2(3H)-ones as Potential Anti-inflammatory Agents", J. Med. Chem., Bd. 30 (1987), S. 1663–1668.
- Es ist die Aufgabe der vorliegenden Erfindung, Verbindungen bereitzustellen, welche eine wirksame entzündungshemmende, analgetische und/oder antioxidative Aktivität aufweisen und welche wenig nachteilige Nebenwirkungen verursachen, und pharmazeutische Zusammensetzungen zum Behandeln einer Entzündung und/oder von Schmerzen bereitzustellen, welche die Verbindungen der vorliegenden Erfindung verwenden.
- Die Aufgabe wird gelöst durch Verbindungen mit der Struktur:worin
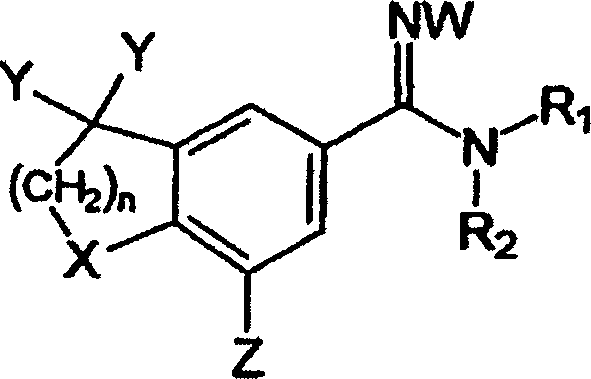
- (a) n 1 bis 3 beträgt;
- (b) X ausgewählt wird aus der Gruppe bestehend aus O, S, SO oder SO2;
- (c) Y unabhängig Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit 1 bis 4 Kohlenstoffatomen ist, oder die Y-Reste unter Bildung eines Alkanylrings mit 3 bis 7 Atomen aneinander gebunden sind;
- (d) Z Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit 3 bis 10 von Wasserstoff verschiedenen Atomen ist;
- (e) W Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl, Aryl, Hydroxy oder Alkoxy ist; und
- (f) R1 und R2 unabhängig Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit einem bis 10 Kohlenstoffatomen, Aryl, Heterocyclyl, Heteroaryl, Hydroxy oder Alkoxy sind; oder R1 und R2 unter Bildung eines Rings mit 3 bis 7 Atomen, wobei ein bis drei Atome Heteroatome sein können, aneinander gebunden sind.
- So wie es hier verwendet wird, bedeutet, sofern nichts anderes angegeben ist, "Alkyl" oder "Alkanyl" eine geradkettige, verzweigte oder cyclische Kohlenwasserstoffkette, gesättigt oder ungesättigt, unsubstituiert oder substituiert. Bevorzugte Alkylgruppen sind C1-C10; mehr bevorzugt sind C1-C8; insbesondere C1-C4. Bevorzugte Alkylgruppen sind geradkettig. Bevorzugte verzweigte Alkylgruppen weisen eine oder zwei Verzweigun gen, vorzugsweise eine Verzweigung auf. Bevorzugte cyclische Alkylgruppen sind monocyclisch oder sind eine gerade Kette mit einem monocyclischen Ende. Bevorzugte Alkylgruppen sind gesättigt. Ungesättigte Alkylgruppen weisen eine oder mehrere Doppelbindungen oder/und eine oder mehrere Dreifachbindungen auf. Bevorzugte ungesättigte Alkylgruppen weisen eine oder zwei Doppelbindungen oder eine Dreifachbindung, mehr bevorzugt eine Doppelbindung auf. Bevorzugte Alkylgruppen sind unsubstituiert. Bevorzugte substituierte Alkylgruppen sind mono-, di- oder trisubstituiert, mehr bevorzugt monosubstituiert. Zu bevorzugten Alkylsubstituenten gehören Halogen, Hydroxy, Oxo, Alkoxy (z. B. Methoxy, Ethoxy, Propoxy, Butoxy, Pentoxy), Aryloxy (z. B. Phenoxy, Chlorphenoxy, Tolyloxy, Methoxyphenoxy, Benzyloxyphenoxy, Alkyloxycarbonylphenoxy, Acyloxyphenoxy), Acyloxy (z. B. Propionyloxy, Benzoyloxy, Acetoxy), Carbamoyloxy, Carboxy, Mercapto, Alkylthio, Acylthio, Arylthio (z. B. Phenylthio, Chlorphenylthio, Alkylphenylthio, Alkoxyphenylthio, Benzylthio, Alkyloxycarbonylphenylthio), Aryl (z. B. Phenyl, Tolyl, Alkyloxyphenyl, Alkyloxycarbonylphenyl, Halogenphenyl), Heterocyclyl, Heteroaryl, Amino (z. B. Amino, Mono- und Di-C1-C3-alkanylamino, Methylphenylamino, Methylbenzylamino), C1-C3-Alkanylamido, Ureido, N'-Alkylureido, N'N'-Dialkylureido, N'N'N-Trialkylureido, Guanidino, N'-Alkylguanidino, N',N''-Dialkylguanidino oder Alkoxycarbonyl.
- So wie es hier verwendet wird, bedeutet "Alkoxy" -O-Alkyl.
- So wie es hier verwendet wird, bedeutet "Aryl" eine Komponente mit einem unsubstituierten oder substituierten aromatischen Ring mit 6 bis 10 Kohlenstoffatomen. Bevorzugte Arylgruppen sind Phenyl und Naphthyl; die am meisten bevorzugte Arylgruppe ist Phenyl. Bevorzugte Arylgruppen sind unsubstituiert. Bevorzugte substituierte Arylgruppen sind mono-, di- oder trisubstituiert, mehr bevorzugt monosubstituiert. Zu bevorzugten Arylsubstituenten gehören Hydroxy, Mercapto, Halogen, Methyl, Ethyl und Propyl.
- So wie es hier verwendet wird, bedeutet "Heterocyclyl" eine Komponente mit einem gesättigten oder ungesättigten nicht-aromatischen Ring mit 3 bis 8 Ringatomen, einschließlich 2 bis 6 Kohlenstoffatome und 1 bis 4 Heteroatome, ausgewählt aus O, S und N. Bevorzugte Heterocyclen sind gesättigt. Bevorzugte Heterocyclen weisen 5 oder 6 Atome in dem Ring auf, einschließlich 1 oder 2 Heteroatome in dem Ring, ebenfalls bevorzugt 1 Heteroatom in dem Ring. Zu speziellen bevorzugten Heterocyclen gehören Piperidinyl, Tetrahydrothienyl, Pyrrolidinyl, Piperazinyl, Morpholinyl, Thiomorpholinyl, Tetrahydropyranyl, Tetrahydrothiopyranyl, Tetrahydrofuranyl, Imidazolidinyl, Pyrazolidinyl, Oxazolidinyl, Isoxazolidinyl, Thiazolidinyl, Isothiazolidinyl, Azepinyl, Oxepinyl, Thiepinyl, Triazolidinyl, Tetrazolidinyl. Heterocyclen sind unsubstituiert oder substituiert, vorzugsweise unsubstituiert. Bevorzugte substituierte Heterocyclen sind mono-, di- oder trisubstituiert, mehr bevorzugt monosubstituiert. Zu bevorzugten Heterocyclussubstituenten gehören Alkyl, Halogen, Hydroxy, Alkoxy, Acyloxy, Carboxy, Carbamyloxy, Thio, Amino, Amido, Ureido, Guanidino, Thiocarbamamido, Thioureido.
- So wie es hier verwendet wird, bedeutet "Heteroaryl" eine Komponente mit einem aromatischen Ring mit 5 oder 6 Atomen, einschließlich 1 bis 5 Kohlenstoffatome und 1 bis 4 Heteroatome, ausgewählt aus O, S und N. Bevorzugte Heteroarylgruppen enthalten 1 bis 3 Heteroatome in dem Ring, ebenfalls bevorzugt 1 oder 2 Heteroatome in dem Ring. Zu speziellen bevorzugten Heteroarylen gehören Furyl, Thienyl, Pyrrolyl, entweder unsubstituiert oder am Stickstoff alkylsubstituiert, Thiazolyl, Oxazolyl, 5-Imidazolyl, entweder unsubstituiert oder am Stickstoff alkylsubstituiert, Isoxazolyl, Isothiazolyl, Pyrazolyl, unsubstituiert oder am Stickstoff alkylsubstituiert, Oxdiazolyl, Thiadiazolyl, Triazolyl, Tetrazolyl, Pyridyl, Pyrimidinyl, Pyrazinyl. Zu kondensierten Heteroarylen gehören Imidazothiazolinyl, Imidazopyridinyl, Imidazoimidazolinyl, Indolyl, Chinolyl, Isochinolyl. Heteroarylgruppen sind unsubstituiert oder substituiert, vorzugsweise unsubstituiert. Bevorzugte substituierte Heteroaryle sind mono-, di- oder trisubstituiert, mehr bevorzugt monosubstituiert. Zu bevorzugten Heteroarylsubstituenten gehören Alkyl, Halogen, Hydroxy, Alkoxy, Thio, Nitro, Amino, Nitro, Amido, Ureido, Guanidino, Thiocarbamamido, Thioureido.
- So wie es hier verwendet wird, bedeutet "Halogen" Fluor, Chlor, Brom oder Iod. Bevorzugte Halogene sind Fluor, Chlor und Brom; mehr bevorzugt sind Chlor und Brom, insbesondere Chlor.
- Verbindungen
- Die vorliegende Erfindung umfasst Verbindungen mit der folgenden Struktur:worin
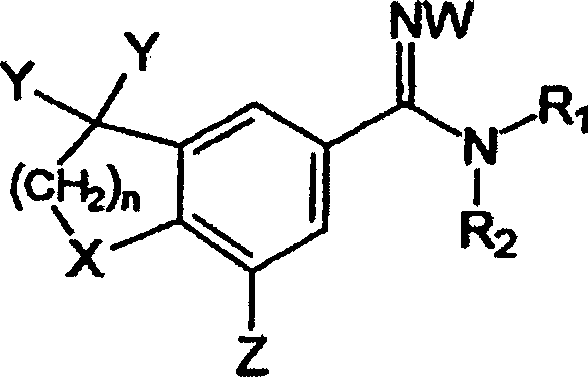
- (a) n 1 bis 3 beträgt;
- (b) X ausgewählt wird aus der Gruppe bestehend aus O, S, SO oder SO2;
- (c) Y unabhängig Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit 1 bis 4 Kohlenstoffatomen ist, oder die Y-Reste unter Bildung eines Alkanylrings mit 3 bis 7 Atomen aneinander gebunden sind;
- (d) Z Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit 3 bis 10 von Wasserstoff verschiedenen Atomen ist;
- (e) W Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl, Aryl, Hydroxy oder Alkoxy ist; und
- (f) R1 und R2 unabhängig Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit einem bis 10 Kohlenstoffatomen, Aryl, Heterocyclyl, Heteroaryl, Hydroxy oder Alkoxy sind; oder R1 und R2 unter Bildung eines Rings mit 3 bis 7 Atomen, wobei ein bis drei Atome Heteroatome sein können, aneinander gebunden sind.
- In der vorstehenden Struktur wird jedes Y unabhängig ausgewählt aus Wasserstoff, geradkettigem oder verzweigtem Alkanyl mit 1 bis 4 Kohlenstoffatomen und cyclischem Alkyl mit 3 Kohlenstoffatomen, Cyclopropyl, oder die Y-Reste sind unter Bildung eines unsubstituierten cyclischen Alkanylrings mit 3 bis 7 Kohlenstoffatomen in dem Ring aneinander gebunden. Jedes Y ist vorzugsweise Wasserstoff, Methyl, Ethyl oder Cyclo propyl; mehr bevorzugt Wasserstoff oder Methyl; am meisten bevorzugt Methyl. Vorzugsweise sind die beiden Y-Reste gleich. Wenn die Y-Reste unter Bildung eines cyclischen Rings aneinander gebunden sind, ist der Ring vorzugsweise Cyclopropyl, Cyclobutyl oder Cyclopentyl, mehr bevorzugt Cyclopropyl.
- In der vorstehenden Struktur wird Z ausgewählt aus verzweigtem oder cyclischem Alkyl und unsubstituiertem oder Alkanyl-substituiertem Phenyl oder Benzyl, wobei Z 3 bis 10 von Wasserstoff verschiedene Atome aufweist. Z ist vorzugsweise gesättigt. Z ist vorzugsweise verzweigtes Alkanyl mit 3 bis 8 Kohlenstoffatomen, mehr bevorzugt 4 bis 6 Kohlenstoffatomen. Z ist vorzugsweise verzweigtes Alkanyl mit 2 oder mehr Verzweigungen, mehr bevorzugt 2 Verzweigungen. Zu bevorzugtem verzweigten Alkanyl Z gehören t-Butyl, Neopentyl, Isopropyl; am meisten bevorzugt ist t-Butyl. Zu bevorzugtem cyclischen Alkanyl Z gehören Cyclopropyl, Cyclobutyl, Cyclopentyl, Cyclohexyl, Cycloheptyl. In der vorstehenden Struktur sind R1 und R2 unabhängig Wasserstoff, geradkettiges, verzweigtes oder cyclisches Alkyl mit 1 bis 10 Kohlenstoffatomen. R1 und R2 können unter Bildung eines cyclischen Alkanylrings mit 3 bis 7 Atomen in dem Ring, wobei 1 bis 3 Atome Heteroatome sein können, aneinander gebunden sein. Bevorzugte Heteroatome sind O, N oder S. Zu anderen bevorzugten R-Gruppen gehören Aryl, Heterocyclyl, Heteroaryl, Hydroxy oder Alkoxy.
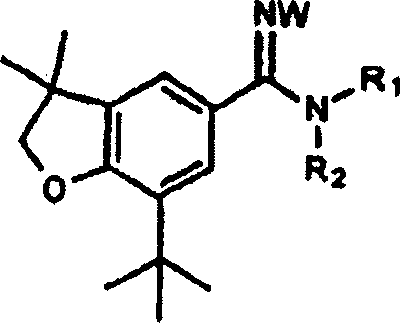
- Bevorzugte Verbindungen der vorliegenden Erfindung sind in der folgenden Tabelle erfasst:
-
-
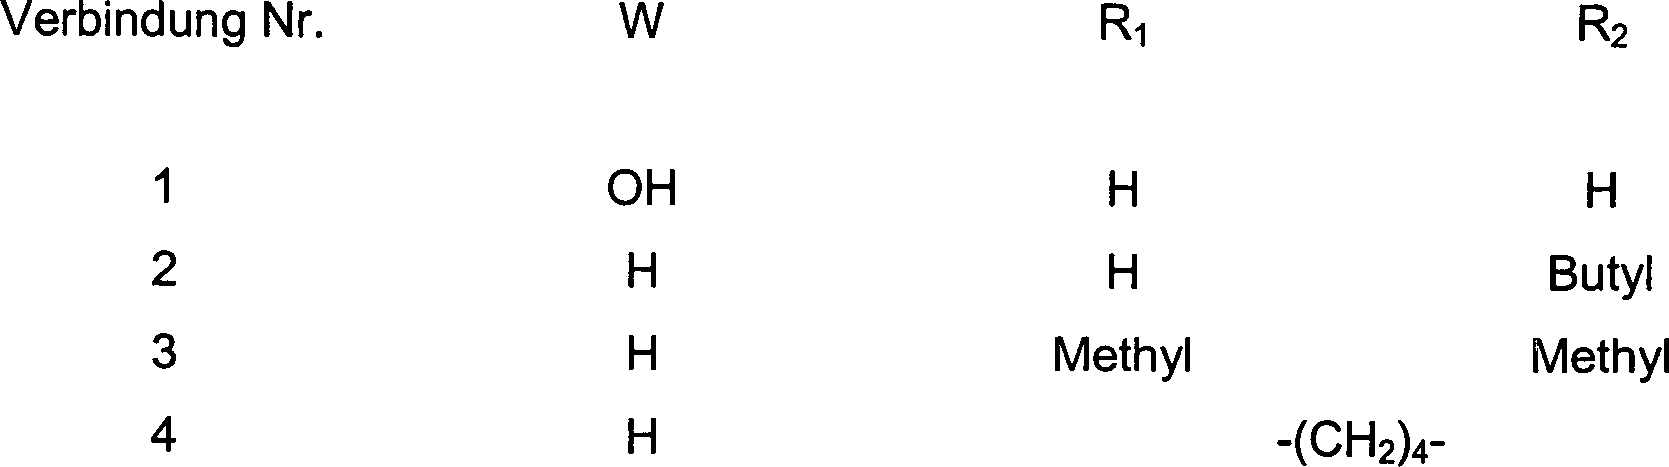
- Um die pharmakologische Aktivität zu bestimmen und zu bewerten, wird eine Prüfung der Verbindungen der vorliegenden Erfindung an Tieren durchgeführt, wobei verschiedene Fachleuten bekannte Tests verwendet werden. Die entzündungshemmende Aktivität der Verbindungen der vorliegenden Erfindung kann durch die Verwendung eines Tests bequem nachgewiesen werden, der darauf ausgelegt ist, die Fähigkeit der Verbindungen der vorliegenden Erfindung, dem lokalen Ödem entgegenzuwirken, welches für die Entzündungsreaktion charakteristisch ist, zu prüfen. Zu Beispielen für solche bekannten Tests gehören der Carrageenan-Ödem-Test an der Ratte, der Test am Oxazo-Ion-induzierten entzündeten Mäuseohr und der Test am Arachidonsäure-induzierten entzündeten Mäuseohr. Die analgetische Aktivität kann in im Fachgebiet bekannten Modellen, wie etwa dem Phenylbenzochinon-induzierten Krümmungs-Test an Mäusen und dem Randall-Selitto-Test an Ratten getestet werden. Ein weiterer nützlicher im Fachgebiet bekannter Test ist der Adjuvans-Arthritis-Test an Ratten, welcher ein brauchbares Modell zum Bewerten der entzündungshemmenden Aktivität, der antiarthritischen und antiresorptiven Aktivität in einem eher chronischen als akuten Modell darstellt.
- Diese und andere geeignete Tests der pharmakologischen Aktivität sind offenbart und/oder erwähnt im US-Patent Nr. 4,130,666, erteilt an Moore am 19. Dezember 1978; US-Patent Nr. 4,431,656, erteilt am 14. Februar 1984 an Katsumi et al.; US-Patent Nr. 4,440,784, erteilt an Katsumi et al. am 3. April 1984; in der Japanischen Patentanmeldung 85/54315 von Katsumi et al., veröffentlicht am 28. März 1985; in der Europäischen Patentanmeldung Nr. 0,059,090 von Yamanuchi Pharmaceutical Company Ltd., veröffentlicht am 1. September 1982; Opas, E. V., R. J. Bonney & J. L. Humes, "Prostaglandin and Leukotriene Synthesis in Mouse Ears Inflamed by Arachadonic Acid", The Journal of Investigative Dermatology, Bd. 84, Nr. 4 (1985), S. 253–256; Swingle, K. F., R. L. Bell & G. G. 1. Moore, "Anti-inflammatory Activity of Antioxidants", Anti-inflammatory and Antirheumatic Drugs, Bd. III, Kapitel 4, K. D. Rainsford, Hrsg. CRC Press, Inc., (1985), S. 105–126; Adamkiewicz, V. W., W. B. Rice & J. D. McColl, "Antiphlogistic Effect of Trypsin in Normal and in Adrenalectomized Rats", Canadian Journal of Biochemistry & Physiology, Bd. 33 (1955), S. 332–339; Sellye, H., "Further Studies Concerning the Participation of the Adrenal Cortex in the Pathogenesis of Arthritis", British Medical Journal, Bd. 2 (1949), S. 1129–1135; und Winter, C. A., E. A. Risley & G. W. Nuss, "Carrageenan-Induced Edema in Hind Paw of the Rats as an Assay for Antiinflammatory Drugs", Proceedings of Society of Experimental Biology and Medicine, Bd. 111 (1962), S. 544–547; Otterness, I., & M. L. Bliven, "Laboratory Methods for Testing Nonsteroidal Antiinflammatory Drugs", Nonsteroidal Antiinflammatory Drugs, Kapitel 3, J. G. Lombardino, Hrsg, John Wiley & Sons, Inc. (1985), S. 111–252. Hitchens, J. T., S. Goldstein, L. Shemano & J. M. Beiler, "Analgesic Effects of Irritants in Three Models of Experimentally-Induced Pain", Arch. Int. Pharmacodyn., Bd. 169, Nr. 2 (1967), S. 384–393; Milne, G. M. & T. M. Twomey, "The Analgetic Properties of Piroxicam in Animals and Correlation with Experimentally Determined Plasma Levels", Agents and Actions, Bd. 10, Nr. 1/2 (1980), S. 31–37; Randall, L. O. & J. J. Selitto, "A Method for Measurement of Analgesic Activity on Inflamed Tissue", Arch. Int. Pharmacodyn., Bd. 111, Nr. 4 (1957), S. 409–419; Winter, C. A. & L. Faltaker, "Nociceptive Thresholds as Affected by Parenteral Administration of Irritants and of Various Antinociceptive Drugs", J. Pharmacol. Exp. Ther., Bd. 148, Nr. 3 (1965), S. 373–379; die Offenbarung aller dieser Literaturstellen ist durch Bezugnahme in die vorliegende Anmeldung aufgenommen.
- Viele entzündungshemmende Arzneimittel, insbesondere nicht-steroidale entzündungshemmende Arzneimittel (NSAIDs) verursachen unerwünschte gastrointestinale Nebenwirkungen, insbesondere, wenn sie peroral verabreicht werden; zu solchen Nebenwirkungen können Geschwüre und Erosionen gehören. Diese Nebenwirkungen, welche häufig symptomlos sind, können so schwerwiegend werden, dass sie einen Krankenhausaufenthalt erfordern, und können sogar tödlich sein. Verbindungen der vorliegenden Erfindung verursachen im Allgemeinen im Vergleich zu anderen NSAIDs weniger solche gastrointestinalen Nebenwirkungen. Einige Verbindungen der vorliegenden Erfindung sind sogar gastroprotektiv und schützen den Magen und die Gedärme vor Geschwüren und Erosionen, insbesondere solchen, die durch Ethanol oder andere NSAIDs verursacht werden.
- Bestimmte NSAIDs verursachen, wenn sie systematisch verabreicht werden, einen unerwünschten Anstieg der systemischen Konzentrationen von bestimmten Leberenzymen. Verbindungen der vorliegenden Erfindung verursachen im Allgemeinen wenig oder keine Leberenzymnebenwirkungen.
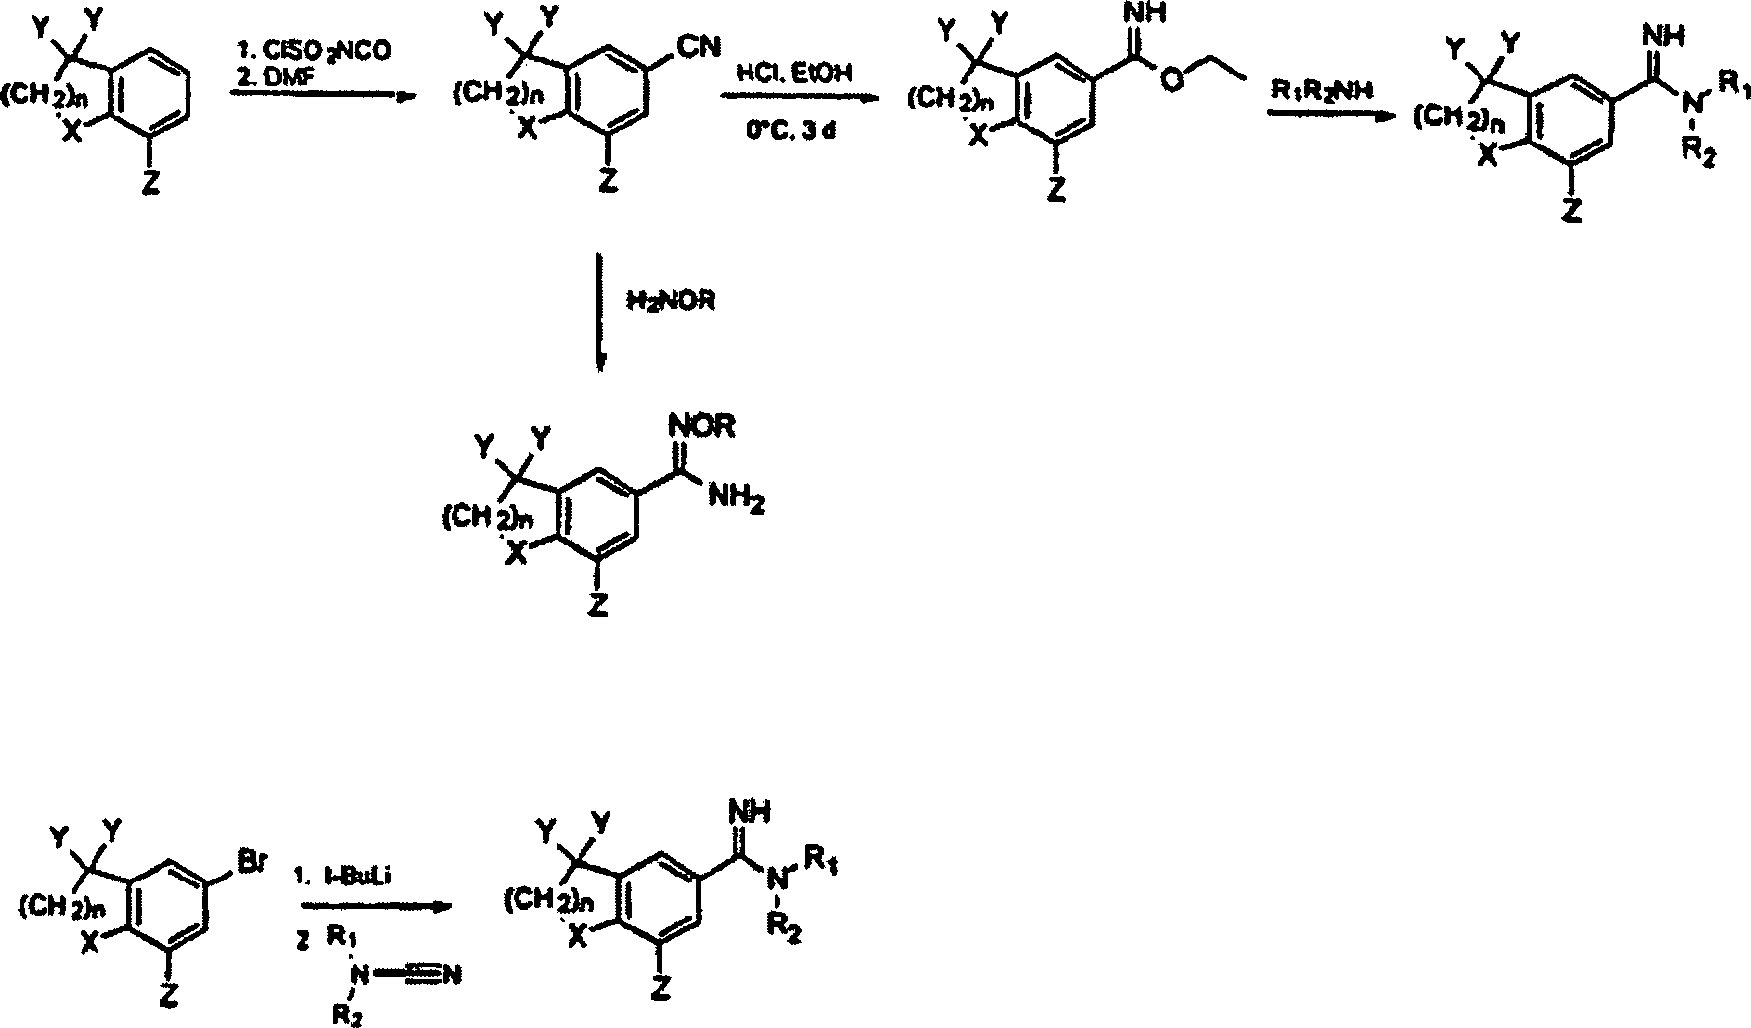
- Verbindungen, die in der vorliegenden Erfindung brauchbar sind, können unter Verwendung der folgenden allgemeinen Reaktionsschemata hergestellt werden:
- Die Amidine können auf zwei verschiedenen Wegen hergestellt werden. Der erste Weg umfasst die Umwandlung des substituierten Benzol-Ausgangsmaterials in das entsprechende Nitril mit Chlorsulfonylisocyanat und Dimethylformamid. Eine Reaktion mit saurem Ethanol ergibt das Imidat, welches anschließend mit dem Amin der Wahl umgesetzt wird, um das Amidin zu erhalten. Das Nitril-Zwischenprodukt kann mit einem Hydroxylamin oder einem Alkoxylamin umgesetzt werden, um das N-Hydroxyamidin- oder N-Alkoxyamidinprodukt zu erhalten. Der zweite Weg umfasst die Umwandlung des bromierten Benzol-Ausgangsmaterials in das Aryllithium durch einen Lithium-Halogenaustausch mit t-Butyllithium, gefolgt von einer Reaktion mit dem passenden N,N-disubstituierten Cyanamid.
-
- Synthesebeispiele
- Die folgenden nicht-beschränkenden Beispiele liefern weitere Informationen im Hinblick auf die Synthese der Verbindungen der vorliegenden Erfindung.
- Beispiel 1
- N-Butyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzofuran-5-carboximidamidhydrochlorid
- 7-tert-Butyl-5-cyano-2,3-dihydro-3,3-dimethylbenzofuran. Eine Lösung von 7-tert-Butyl-2,3-dihydrobenzofuran (16,75 g, 82 mmol) in CH2Cl2 (175 ml) wird zum Rückfluss erhitzt und Chlorsulfonylisocyanat (3,5 Äq., 287 mmol, 25,4 ml) wird in einer einzigen Portion zugegeben. Die Reaktion wird anhand der DSC (5% EtOAc/Hexane) nach 2 h als beendet angesehen. Das Reaktionsgemisch wird dann auf 0°C gekühlt und DMF (10 Äq., 0,82 mol, 65 ml) wird zugegeben. Die Lösung wird bei Umgebungstemperatur 1,5 h rühren gelassen. Die Lösungsmittel werden abgedampft und das resultierende Öl zwischen Hexanen (200 ml) und H2O (3 × 100 ml) verteilt. Die wässrige Phase wird verworfen und die Hexane werden getrocknet (MgSO4) und zu einem gelben Öl eingedampft, welches beim Stehen erstarrt (18,2 g). Dieser Feststoff wird durch Mitteldruckchromatografie (5% EtOAc/Hexane) gereinigt, wobei die gewünschte Verbindung (8,58 g, 46%) als ein gelbes Öl mit ausreichender Reinheit (ungefähr 85%, bestimmt durch 1H-NMR) für die nächste Reaktion erhalten wird.
- Ethyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzofuran-5-carboximidsäure-hydrochlorid
- In eine Lösung von 7-tert-Butyl-5-cyano-2,3-dihydro-3,3-dimethylbenzofuran (4,90 g, 18,6 mmol) in Et2O (30 ml) und EtOH (3 Äq., 55,8 mmol, 3,2 ml) wird 10 min lang HCl-Gas eingeperlt. Die resultierende rote Lösung wird 4 Tage bei 23°C gerührt. Die Lösungsmittel werden abgedampft, das rote Öl mit Hexanen (30 ml) verrieben und der resultierende rote Feststoff durch Filtration gesammelt, wobei die Titelverbindung als ein rotes Pulver (3,55 g, 62%) mit ausreichender Reinheit für die nächste Reaktion erhalten wird.
- Schritt 3: N-Butyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzofuran-5-carboximid-amid-hydrochlorid
- Zu einer Lösung von Ethyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzofuran-5-carboximidsäure-hydrochlorid (400 mg, 1,29 mmol) in Dioxan (10 ml) wird überschüssiges Butylamin (0,5 ml) zugegeben. Während der Zugabe wird eine Farbänderung von Rot nach Gelb beobachtet und es bildet sich ein Niederschlag. Die Reaktion wird auch durch DSC (10% MeOH/CHCl3) verfolgt. Nach 3 h wird der weiße Feststoff durch Filtration gesammelt und mit MeOH gewaschen, wobei die Titelverbindung als ein weißes Pulver erhalten wird (243 mg, 55,7%), Schmelzpunkt = 236–237°C.
- Beispiel 2
- 7-tert-Butyl-2,3-dihydro-3,3-dimethyl-5-(imino-1-pyrrolidinylmethyl)-benzofuran-hydrochlorid
- Zu einer Lösung von Ethyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzofuran-5-carboximidsäure-hydrochlorid (400 mg, 1,29 mmol) in Dioxan (10 ml) wird überschüssiges Pyrrolidin (0,6 ml) zugegeben. Während der Zugabe wird eine Farbänderung von Rot nach Gelb beobachtet und es bildet sich ein Niederschlag. Die Reaktion wird auch durch DSC (10% MeOH/CHCl3) verfolgt. Nach 3 h wird der gelbe Niederschlag durch Filtration gesammelt und durch präparative DSC (10% MeOH/CHCl3) gereinigt, wobei das gewünschte Produkt als ein weißes Pulver erhalten wird (210 mg, 54,2%), Schmelzpunkt = 255–256°C.
- Beispiel 3
- 7-tert-Butyl-2,3-dihydro-N,N-dimethyl-3,3-dimethylbenzofuran-5-carboximidamid-hydrochlorid
- Zu einer Lösung von 5-Brom-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzofuran (500 mg, 1,8 mmol) in Et2O (0,6 ml) und Hexanen (5,5 ml) wird bei –78°C t-BuLi (1,5 M in Hexanen, 2,9 Äq., 5,3 mmol, 3,3 ml) mit einer solchen Geschwindigkeit zugegeben, dass die Reaktionstemperatur –60°C nicht übersteigt. Diese Lösung wird 1 h gerührt und anschließend langsam durch eine Kanüle in eine Lösung von Dimethylcyanamid (1,0 Äq., 1,8 mmol, 0,15 ml) in Et2O (5 ml) bei –78°C gegeben. Die Reaktion wird 0,5 h bei –78°C gehalten und wird anschließend auf 0°C aufwärmen gelassen. Nach 1,5 h zeigt die DSC (10% MeOH in CHCl3) an, dass die Reaktion beendet ist. Die Reaktion wird mit H2O (10 ml) und 1 N HCl (10 ml) gelöscht und anschließend mit Et2O (2 × 10 ml) extrahiert. Die wässrige Schicht wird mit 1 N NaOH auf pH 9 gebracht und mit Et2O (3 × 15 ml) extrahiert, welcher getrocknet (MgSO4) und zu einem gelben Öl (410 mg) eingedampft wird. Dieses Öl wird durch präparative DSC (15% MeOH in CHCl3) gereinigt, wobei ein gelbes Öl erhalten wird, welches in EtOH (5 ml) und 1 N HCl (10 ml) 5 min gerührt wird. Das EtOH wird abgedampft und die resultierende Lösung mit CH2Cl2 (3 × 10 ml) extrahiert. Die getrockneten organischen Schichten werden zu einem gelben Öl eingedampft, welches mit Et2O verrieben wird, wobei die Titelverbindung als ein weißes Pulver erhalten wird (110 mg, 19,7%), Schmelzpunkt > 160°C (Zers).
- Beispiel 4
- 7-tert-Butyl-2,3-dihydro-3,3-dimethyl-5-benzo[b]furancarboxamid-oxim
- Ein Gemisch aus 7-tert-Butyl-5-cyano-2,3-dihydro-3,3-dimethylbenzo[b]furan (6,39 g, 27,9 mmol), Kaliumcarbonat (15,80 g, 114,0 mmol), Hydroxylaminhydrochlorid (7,93 g, 114,0 mmol) und 135 ml Ethanol wird 20 h zum Rückfluss erhitzt. Das Reaktionsgemisch wird auf Raumtemperatur gekühlt, filtriert und im Vakuum konzentriert, wobei ein fester Rückstand erhalten wird. Eine Reinigung durch Blitzsäulenchromatografie an Silicagel (20% Ethylacetat-Hexan → 5% Methanol-Dichlormethan) liefert 3,13 g (43%) der Titelverbindung als einen farblosen schaumartigen Feststoff: Schmelzpunkt 109–110°C.
- Beispiel 5
- N-Butyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzothienyl-5-carboximidamid-hydrochlorid
- Schritt 1. 2-Brom-6-tert-butylthiophenol.
- Zu einer Lösung von Tetramethylethylendiamin (198,4 mmol, 30 ml) in Cyclohexan (140 ml) wird n-BuLi (198,4 mmol, 99,2 ml; 2 M Lösung in Cyclohexan) bei 23°C langsam zugegeben. Die resultierende Lösung wird auf 0°C gekühlt. Eine Lösung von 2-tert-Butylthiophenol (15,0 g, 90,2 mmol) in Cyclohexan (40 ml) wird anschließend mit einer solchen Geschwindigkeit zugegeben, dass die Temperatur unter 10°C bleibt. Anschließend wird das Reaktionsgemisch 5 h bei 0°C gerührt und anschließend über Nacht auf 23°C aufwärmen gelassen. Zu der resultierenden gelben Lösung wird bei 23°C sec-BuLi (90,2 mmol, 69,4 ml einer 1,3 M Lösung in Cyclohexan) während 0,5 h zugegeben. Die resultierende Lösung färbt sich allmählich orange. Nach 1,5 h wird das orange trübe Reaktionsgemisch mittels einer Kanüle in eine gerührte Lösung von 1,2-Dibromtetrafluorethan (180,4 mmol, 21,5 ml) in THF (50 ml) während 1 h zugegeben. Nachdem die Zugabe beendet ist, wird das resultierende Reaktionsgemisch mit 1 N HCl (80 ml) gelöscht und mit Hexanen (3 × 100 ml) extrahiert. Die Hexane werden getrocknet (MgSO4) und zu einem dunklen Öl (29,48 g) eingedampft. Dieses Öl wird in 1 N NaOH (100 ml) aufgenommen und mit CH2Cl2 (3 × 50 ml) extrahiert. Die organische Phase wird verworfen und die wässrige Phase wird mit 12 N HCl angesäuert und mit CH2Cl2 (3 × 100 ml) extrahiert. Die organische Phase wird getrocknet (MgSO4) und eingedampft, wobei die Titelverbindung als ein gelbes Öl erhalten wird.
- Schritt 2. 2-Brom-6-tert-butylphenyl-2-methallyl-thioether.
- Eine Lösung von 2-Brom-6-tert-butylthiophenol (12,4 g, 50,6 mmol), K2CO3 (8,44 g, 61,1 mmol), NaI (766 mg, 50,6 mmol) und β-Methallylchlorid (5,17 ml, 50,6 mmol) in Aceton (250 ml) wird 2 h zum Rückfluss erhitzt. Die Reaktion wird durch DSC (Hexane) verfolgt. Das Reaktionsgemisch wird auf 23°C abkühlen gelassen und die ausgefällten Feststoffe werden abfiltriert. Das Filtrat wird zu einem dunkelgelben Öl eingedampft, welches in Hexanen (100 ml) aufgenommen wird und mit Silicagel (10 g) 20 min gerührt wird. Das Silicagel wird abfiltriert und verworfen und das Filtrat wird eingedampft, wobei die Titelverbindung als ein hellgelbes Öl erhalten wird.
- Schritt 3. 7-tert-Butyl-2,3-dihydro-3,3-dimethylbenzothiophen.
- Eine Lösung von (2-Brom-6-tert-butylphenyl)-(2-methallyl)-thioether (9,00 g, 30,0 mmol), Di-iso-propylethylamin (160 ml, 0,90 mol) und 80%iger wässriger hypophosphoriger Säure (58 g, 0,90 mol) in Dioxan (450 ml) wird durch Einperlen von N2 während 0,5 h von Sauerstoff befreit. Die Lösung wird zum Rückfluss erhitzt und eine entsprechend von Sauerstoff befreite Lösung von Azo-bis-iso-butyronitril (1,7 g, 8,8 mmol) in Dioxan (5 ml) wird über eine Spritze in 0,5 ml-Portionen in 0,5 h-Intervallen zugegeben. Die Reaktion wird durch DSC (Hexane) verfolgt. Nach 24 h wird das Reaktionsgemisch auf 23°C abkühlen gelassen und zwischen 1 N HCl (300 ml), Salzlösung (100 ml) und Et2O (3 × 150 ml) verteilt. Die vereinigten etherischen Extrakte werden mit 1 N NaOH (3 × 50 ml) und H2O (2 × 50 ml) rückextrahiert und anschließend getrocknet (MgSO4) und eingedampft, wobei das Rohprodukt als ein gelbes Öl erhalten wird. Eine Kurzweg-Vakuumdestillation (85°C, 40 mmHg) dieses Materials ergibt die Titelverbindung als ein blassgelbes Öl.
- Schritt 4: 7-tert-Butyl-5-cyano-2,3-dihydro-3,3-dimethylbenzothiophen.
- Eine Lösung von 7-tert-Butyl-2,3-dihydrobenzothiophen (5,0 g, 23 mmol) in CH2Cl2 (50 ml) wird zum Rückfluss erhitzt und Chlorsulfonylisocyanat (3,5 Äq., 80 mmol, 7,0 ml) wird in einer einzigen Portion zugegeben. Die Reaktion wird durch DSC (5% EtOAc/Hexane) verfolgt. Das Reaktionsgemisch wird dann auf 0°C gekühlt und DMF (10 Äq., 0,23 mol, 18 ml) wird zugegeben. Die Lösung wird bei Umgebungstemperatur rühren gelassen. Die Lösungsmittel werden abgedampft und das resultierende Öl wird zwischen Hexanen (100 ml) und H2O (3 × 50 ml) verteilt. Die wässrige Phase wird verworfen und die Hexane werden getrocknet (MgSO4) und zu einem gelben Öl eingedampft, welches allmählich erstarrt. Dieser Feststoff wird durch Mitteldruckchromatografie (5% EtOAc/Hexane) gereinigt, wobei die gewünschte Verbindung erhalten wird.
- Schritt 5. Ethyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzothienyl-5-carboximidsäure-hydrochlorid
- In eine Lösung von 7-tert-Butyl-5-cyano-2,3-dihydro-3,3-dimethylbenzothiophen (2,0 g, 8,2 mmol) in Et2O (18 ml) und EtOH (3 Äq., 24,6 mmol, 1,4 ml) wird 10 min lang HCl-Gas eingeperlt. Die resultierende rote Lösung wird 4 Tage bei 23°C gerührt. Die Lösungsmittel werden abgedampft, das rote Öl mit Hexanen (15 ml) verrieben und der resultierende rote Feststoff durch Filtration gesammelt, wobei die Titelverbindung als ein rotes Pulver mit ausreichender Reinheit für die nächste Reaktion erhalten wird.
- Schritt 6:
- N-Butyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzothienyl-5-carboximidamid-hydrochlorid
- Zu einer Lösung von Ethyl-7-tert-butyl-2,3-dihydro-3,3-dimethylbenzothienyl-5-carboximidsäure-hydrochlorid (400 mg) in Dioxan (10 ml) wird ein Überschuss von Butylamin (0,5 ml) zugegeben. Während der Zugabe wird eine Farbänderung von Rot nach Gelb beobachtet und es bildet sich ein Niederschlag. Die Reaktion wird auch durch DSC (10% MeOH/CHCl3) verfolgt. Nach 3 h wird der weiße Feststoff durch Filtration gesammelt und mit MeOH gewaschen, wobei die Titelverbindung als ein weißes Pulver erhalten wird, Schmelzpunkt > 240°C.
- Zusammensetzungen
- Zusammensetzungen der vorliegenden Erfindung umfassen eine sichere und wirksame Menge der Verbindungen der vorliegenden Erfindung und einen pharmazeutisch annehmbaren Träger. So wie der Begriff hier verwendet wird, bedeutet "sichere und wirksame Menge" eine Menge einer Verbindung, die ausreicht, um signifikant eine positive Veränderung des zu behandelnden Zustandes bzw. Leidens herbeizuführen, aber niedrig genug ist, um schwerwiegende Nebenwirkungen (bei einem vernünftigen Nutzen/ Risiko-Verhältnis) im Rahmen einer vernünftigen medizinischen Abwägung zu vermeiden. Eine sichere und wirksame Menge einer Verbindung schwankt mit dem jeweiligen Zustand bzw. Leiden, der bzw. das behandelt wird, dem Alter und der physischen Verfassung des Patienten, der behandelt wird, der Schwere des Leidens, der Dauer der Behandlung, der Natur einer gleichzeitigen Therapie, dem speziellen pharmazeutisch annehmbaren Träger, der verwendet wird, und ähnlichen Faktoren im Rahmen der Kenntnis und der Erfahrung des behandelnden Arztes.
- Zusammensetzungen der vorliegenden Erfindung umfassen vorzugsweise 0,1 Gew.-% bis 99,9 Gew.-% einer Verbindung, mehr bevorzugt 20 Gew.-% bis 80 Gew.-%, und am meisten bevorzugt 40 Gew.-% bis 70 Gew.-%.
- Außer der Verbindung enthalten die Zusammensetzungen der vorliegenden Erfindung einen pharmazeutisch annehmbaren Träger. Der Begriff "pharmazeutisch annehmbarer Träger" bedeutet so, wie er hier verwendet wird, ein oder mehrere kompatible feste oder flüssige Füllstoff-Verdünnungsmittel oder Einkapselungssubstanzen, welche für eine Verabreichung an einen Menschen oder ein unter ihm stehendes Tier geeignet sind. Der Begriff "kompatibel" bedeutet so, wie er hier verwendet wird, dass sich die Komponenten der Zusammensetzung mit der Verbindung der vorliegenden Erfindung und miteinander auf eine solche Weise vermischen können, dass es keine Wechselwirkung gibt, welche die pharmazeutische Wirksamkeit der Zusammensetzung unter gewöhnlichen Gebrauchsbedingungen wesentlich verringern würde. Pharmazeutisch annehmbare Träger müssen natürlich eine ausreichend hohe Reinheit und eine ausreichend niedrige Toxizität aufweisen, so dass sie für die Verabreichung an den Menschen oder das unter ihm stehende Tier, welche behandelt werden, geeignet sind.
- Einige Beispiele für Substanzen, welche als pharmazeutisch annehmbare Träger oder Komponenten davon dienen können, sind Zucker, wie Lactose, Glucose und Sucrose; Stärken wie Maisstärke und Kartoffelstärke; Cellulose und ihre Derivate wie Natriumcarboxymethylcellulose, Ethylcellulose, Celluloseacetat; pulverförmiger Traganth; Malz, Gelatine, Talk; feste Gleitmittel wie Stearinsäure, Magnesiumstearat; Calciumsulfat; pflanzliche Öle wie Erdnussöl, Baumwollsamenöl, Sesamöl, Olivenöl, Maisöl und Kakaobutter; Polyole wie Propylenglycol, Glycerin, Sorbitol, Mannitol und Polyethylenglycol; Alginsäure; Emulgatoren wie die Tweens®; Netzmittel wie Natriumlaurylsulfat; Färbemittel; Aromastoffe; Exzipientien; Tablettiermittel; Stabilisatoren; Antioxidantien; Konservierungsmittel; pyrogenfreies Wasser; isotonische Salzlösung; und Phosphatpufferlösungen.
- Die Wahl eines pharmazeutisch annehmbaren Trägers, der zusammen mit einer Verbindung der vorliegenden Erfindung verwendet werden soll, wird im Wesentlichen durch die Art und Weise bestimmt, auf welche die Verbindung verabreicht werden soll.
- Wenn die Verbindung der vorliegenden Erfindung injiziert werden soll, wird sie vorzugsweise nicht-intravenös injiziert; der bevorzugte pharmazeutisch annehmbare Träger ist sterile physiologische Salzlösung, mit einem mit Blut verträglichen Suspendiermittel, deren pH auf ungefähr 7,4 eingestellt worden ist. Solche injizierbaren Zusammenset zungen umfassen vorzugsweise 1% bis 50% der Verbindung der vorliegenden Erfindung, mehr bevorzugt 5% bis 25%, ebenfalls bevorzugt 10 mg bis 600 mg der Verbindung der vorliegenden Erfindung pro Dosis.
- Zu geeigneten pharmazeutisch annehmbaren Trägern für eine topische Anwendung gehören solche, die sich zur Verwendung in Lotionen, Cremes, Gelen und dergleichen eignen. Topische Zusammensetzungen enthalten vorzugsweise 1% bis 50% eines Erweichungsmittels, mehr bevorzugt 5% bis 25% eines Erweichungsmittels. Solche topischen Zusammensetzungen umfassen vorzugsweise 0,1% bis 50% der Verbindung der vorliegenden Erfindung, mehr bevorzugt 0,5% bis 10%, ebenfalls bevorzugt 5 mg bis 3500 mg pro Dosis.
- Die bevorzugte Art der Verabreichung der Verbindung der vorliegenden Erfindung ist peroral. Die bevorzugte Dosiseinheitsform sind deshalb Tabletten, Kapseln und dergleichen, die eine sichere und wirksame Menge der Verbindung umfassen, welche vorzugsweise 5 mg bis 3500 mg, mehr bevorzugt 10 mg bis 1000 mg und am meisten bevorzugt 25 mg bis 600 mg beträgt. Die pharmazeutisch annehmbaren Träger, die sich für die Herstellung von Dosiseinheitsformen für eine orale Verabreichung eignen, sind im Fachgebiet bekannt. Ihre Auswahl hängt von untergeordneten Überlegungen wie dem Geschmack, den Kosten und der Lagerbeständigkeit ab, welche für die Zwecke der vorliegenden Erfindung nicht von entscheidender Bedeutung sind, und kann von einem Fachmann ohne Schwierigkeiten vorgenommen werden.
- Viele der Verbindungen der vorliegenden Erfindung sind hydrophob. Falls es gewünscht wird, eine Zusammensetzung auf wässriger Basis oder eine Zusammensetzung, die in wässrigen Medien löslich oder mit ihnen mischbar ist, bereitzustellen, kann ein Lösungsvermittler in die Zusammensetzung aufgenommen werden. Zu nicht-beschränkenden Beispielen für solche Lösungsvermittler gehören Polyethylenglycol, Propylenglycol, Ethanol oder Polyoxyethylen(35)-rizinusöl.
- Besonders bevorzugte Träger für eine orale Zusammensetzung, die sich für Zusammensetzungen der vorliegenden Erfindung eignen, sind in den US-Patenten Nr. 5,189,066 von Kelm & Bruns, erteilt am 23. Februar 1993, mit dem Titel "Pharmaceutical Compositions of Tebufelone", und 5,281,420 von Kelm & Dobrozsi, erteilt am 25. Januar 1994, mit dem Titel "Solid Dispersion Compositions of Tebufelone" offenbart, welche hiermit durch Bezugnahme in die vorliegende Anmeldung aufgenommen sind.
- Ein weiterer Aspekt der vorliegenden Erfindung sind pharmazeutische Zusammensetzungen zum Behandeln oder Verhüten von Krankheiten, die durch eine Entzündung gekennzeichnet sind, durch Verabreichen einer sicheren und wirksamen Menge einer Verbindung der vorliegenden Erfindung an einen Menschen oder ein unter ihm stehendes Tier, welche eine solche Behandlung benötigen. Der Begriff "Krankheiten, die durch eine Entzündung gekennzeichnet sind" bedeutet so, wie er hier verwendet wird, Zustände bzw. Leiden, an denen bekanntermaßen eine Entzündung beteiligt ist, und kann Zustände bzw. Leiden wie Arthritis (z. B. rheumatoide Arthritis, Osteoarthritis, Arthritis psoriatica, juvenile Arthritis, Reiter-Syndrom, Infektarthritis und Spondylarthritis (Morbus Bechterew), systemischer Lupus erythematodes und Gicht) sowie das Vorhandensein einer Entzündung, ganz gleich ob sie mit einer identifizierbaren Krankheit verbunden ist oder nicht, einschließen. Zu Krankheiten, die durch eine Entzündung gekennzeichnet sind, können ferner eine Entzündung in der Mundhöhle (z. B. eine Entzündung in Verbindung mit Gingivitis oder einer peridontalen Erkrankung), eine Entzündung im Gastrointestinaltrakt (z. B. eine Entzündung in Verbindung mit Geschwüren und der Reizkolonkrankheit), eine Entzündung in Verbindung mit dermatologischen Erkrankungen (z. B. Psoriasis, Akne und andere Hautentzündungen), eine Entzündung, die mit dem Atemtrakt verbunden ist (z. B. Asthma, Bronchitis und Allergien) und eine Entzündung im Zentralnervensystem (z. B. die Alzheimer-Krankheit) gehören.
- Ein weiterer Aspekt der vorliegenden Erfindung sind pharmazeutische Zusammensetzungen zum Behandeln oder Verhüten von Schmerzen durch Verabreichen einer sicheren und wirksamen Menge einer Verbindung der vorliegenden Erfindung an einen Menschen oder ein unter ihm stehendes Tier, welche eine solche Behandlung benötigen. Zu Schmerzen, welche durch Verabreichen der Verbindungen der vorliegenden Erfindung behandelt oder verhütet werden können, können periphere Schmerzen, Menstruationsschmerzen, Zahnschmerzen und Schmerzen im unteren Rückenbereich gehören.
- Ein weiterer Aspekt der vorliegenden Erfindung sind pharmazeutische Zusammensetzungen zum Verhindern eines Oxidationsschadens an Entzündungsstellen durch Verabreichen einer sicheren und wirksamen Menge einer Verbindung der vorliegenden Er findung an einen Menschen oder ein unter ihm stehendes Tier, welche eine solche Behandlung benötigen. Wenngleich es keine Beschränkung auf einen bestimmten Mechanismus gibt, wird angenommen, dass die Verbindungen der vorliegenden Erfindung die Leukotriensynthese hemmen und dadurch die Ansammlung von Neutrophilen an einer Entzündungsstelle verringern.
- Ein weiterer Aspekt der vorliegenden Erfindung sind pharmazeutische Zusammensetzungen zum Behandeln oder Verhüten von Magen- oder Zwölffingerdarmgeschwüren oder Erosionen durch Verabreichen einer sicheren und wirksamen Menge einer Verbindung der vorliegenden Erfindung an einen Menschen oder ein unter ihm stehendes Tier, welche eine solche Behandlung benötigen. Insbesondere können Geschwüre oder Erosionen, die durch Ethanol oder nicht-steroidale entzündungshemmende Arzneimittel (NSAIDs) verursacht werden, durch Verabreichung von bevorzugten Verbindungen der vorliegenden Erfindung behandelt und/oder verhütet werden.
- Geeignete Tests zum Bestimmen der gastrointestinalen Sicherheit oder der gastroprotektiven oder magenheilenden Eigenschaften der Verbindungen der vorliegenden Erfindung sind bekannt.
- Verfahren zum Bestimmen der akuten gastrointestinalen Sicherheit sind in den folgenden Literaturstellen offenbart und/oder erwähnt: Unangst, P. C., G. P. Schrum, D. T. Connor, R. D. Dyer und D. J. Schrier, "Novel 1,2,4-Oxadiazoles and 1,2,4-Thiadiazoles as Dual 5-Lipoxygenase and Cyclooxygenase Inhibitors", J. Med. Chem., Bd. 35 (1992), S. 3691–3698; und Segawa, Y. O. Ohya, T. Abe, T. Omata et al., "Antiinflammatory, Analgesic, and Antipyretic Effects and Gastrointestinal Toxicity of the New Antiinflammatory Drug N-{3-[3-(piperidinylmethyl)phenoxy]propyl}-carbamoylmethylthio]ethyl 1-(p-chlorobenzoyl) 5-Methoxy-2methyl-3-indolylacetate", Arzneim.-Forsch./Drug Res., Bd. 42 (1992), S. 954–992. In den darin offenbarten Verfahren werden die Mägen der Tiere typischerweise 2 Stunden nach der Verabreichung einer Verbindung untersucht. Verfahren zum Bestimmen der subchronischen gastrointestinalen Sicherheit sind in den folgenden Literaturstellen offenbart und/oder erwähnt: Melarange, R., C. Gentry et al., "Anti-inflammatory and Gastrointestinal Effects of Nabumetone or Its Active Metabolite, 6-Methoxy-2-naphthylacetic Acid (6MNA)", Dig. Dis. Sci., Bd. 37 (1992), S. 1847–1852; und Wong, S., S. J. Lee et al., "Antiarthritic Profile of BF-389 – A Novel Anti-inflammatory Agent With Low Ulcerogenic Liability", Agents Actions, Bd. 37 (1992), S. 90–91.
- Verfahren zum Bestimmen der akuten Gastroprotektion sind in der folgenden Literaturstelle offenbart und/oder erwähnt: Playford, R. J., D. A. Versey, S. Haldane, M. R. Alison und J. Calan, "Dose-dependent Effects of Fentanyl on Indomethacin-induced Gastric Damage", Digestion, Bd. 49 (1991), S. 198–203. In dem darin offenbarten Verfahren wird weiblichen Lewis-Ratten (130–175 g) die Verbindung der vorliegenden Erfindung (40 mg/kg b.i.d.) oder Vehikel 2 Stunden und unmittelbar vor der Verabreichung einer magenschädigenden Dosis von Indomethacin peroral verabreicht. Die Ratten werden 4 Stunden später durch Erstickung mit CO2 getötet. Eine Schädigung des Magenkörpers (Millimeter von hämorrhagischen Läsionen) wird durch digitalisierte Bildverarbeitung gemessen.
- Die bevorzugte Art der Verabreichung der Verbindungen der vorliegenden Erfindung ist peroral, aber es werden auch andere bekannte Verabreichungsverfahren in Betracht gezogen, z. B. dermatomukosal (z. B. dermal, rektal und dergleichen) und parenteral (z. B. durch subkutane Injektion, intramuskuläre Injektion, intraartikuläre Injektion, intravenöse Injektion und dergleichen). Eine okulare Verabreichung und eine Inhalation sind ebenfalls umfasst. Somit gehören zu spezifischen Arten der Verabreichung ohne Einschränkung eine perorale, transdermale, mukosale, sublinguale, intranasale, intramuskuläre, intravenöse, intraperitoneale, subkutane und topische Verabreichung.
- Bevorzugte Dosen der Verbindungen der vorliegenden Erfindung liegen im Bereich von 0,2 mg/kg bis 70 mg/kg, mehr bevorzugt von 0,5 mg/kg bis 12 mg/kg. Bevorzugte injizierbare Dosen umfassen 0,1 mg/kg bis 10 mg/kg der Verbindung der vorliegenden Erfindung. Bevorzugte topische Dosen umfassen 1 mg/cm2 bis 200 mg/cm2 der Verbindung der vorliegenden Erfindung, die auf die Hautoberfläche angewandt wird. Bevorzugte perorale Dosen umfassen 0,5 mg/kg bis 50 mg/kg, mehr bevorzugt 1 mg/kg bis 20 mg/kg, noch mehr bevorzugt 2 mg/kg bis 10 mg/kg der Verbindung der vorliegenden Erfindung. Solche Dosen werden vorzugsweise ungefähr einmal bis ungefähr sechsmal täglich, mehr bevorzugt ungefähr zweimal bis ungefähr viermal täglich verabreicht. Solche täglichen Dosen werden vorzugsweise wenigstens eine Woche, ebenfalls bevorzugt wenigstens zwei Wochen, ebenfalls bevorzugt einen Monat, ebenfalls bevorzugt wenigs tens 2 Monate, ebenfalls bevorzugt wenigstens 6 Monate, 1 Jahr, 2 Jahre oder länger verabreicht.
- Zusammensetzungen und Verfahrensbeispiele
- Die folgenden nicht-beschränkenden Beispiele veranschaulichen die vorliegende Erfindung.
- Beispiel A
- Pharmazeutische Zusammensetzungen in Form von Tabletten werden durch herkömmliche Verfahren wie Vermischen und direktes Verpressen hergestellt und wie folgt formuliert:
Inhaltsstoff Menge (mg pro Tablette) Verbindung 1 200 Mikrokristalline Cellulose 100 Natriumstärkeglycolat 30 Magnesiumstearat 3 - Wenn sie zweimal täglich oral verabreicht wird, verringert die vorstehende Zusammensetzung signifikant die Entzündung bei einem Patienten, der an rheumatoider Arthritis leidet. Ein signifikanter Nutzen wird auch durch zweimal tägliche Verabreichung dieser Zusammensetzung an einen Patienten erzielt, der an Osteoarthritis leidet.
- Beispiel B
- Eine pharmazeutische Zusammensetzung in Kapselform wird durch herkömmliche Verfahren hergestellt und wie folgt formuliert:
Inhaltsstoff Menge (mg pro Kapsel) Verbindung 2 200 Lactose Zum Auffüllen auf das Volumen der Kapsel - Die vorstehende Kapsel, die einmal täglich oral verabreicht wird, verringert wesentlich die Symptome eines Patienten, der an rheumatoider Arthritis oder Osteoarthritis leidet.
- Beispiel C
- Eine pharmazeutische Zusammensetzung in flüssiger Form wird durch herkömmliche Verfahren hergestellt und wie folgt formuliert:
Inhaltsstoff Menge Verbindung 3 200 mg EtOH 4 ml Methylcellulose 0,4 mg Destilliertes Wasser 76 ml Tween 80 1,6 ml - 50 ml der vorstehenden Zusammensetzung, die einmal täglich peroral verabreicht werden, verringern wesentlich die Symptome eines Patienten, der an rheumatoider Arthritis oder Osteoarthritis leidet.
- Beispiel D
- Eine pharmazeutische Zusammensetzung in flüssiger Form wird durch herkömmliche Verfahren hergestellt und wie folgt formuliert:
Inhaltsstoff Menge Mikrokristalline (mikronisierte) Verbindung 4 200 mg Avicel (mikrokristalline Cellulose) 50 mg Tween 80 1,6 ml Methylcellulose 0,4 mg Entionisiertes Wasser 80 ml - 50 ml der vorstehenden Zusammensetzung, die zweimal täglich peroral verabreicht werden, verringern wesentlich die Symptome eines Patienten, der an rheumatoider Arthritis oder Osteoarthritis leidet.
- Wenngleich besondere Ausführungsformen der vorliegenden Erfindung beschrieben worden sind, ist es für Fachleute offensichtlich, dass verschiedene Änderungen und Abwandlungen an den in dieser Anmeldung offenbarten Zusammensetzungen vorgenommen werden können, ohne von dem Umfang der Erfindung abzuweichen. Es ist beabsichtigt, dass die beigefügten Ansprüche alle solche Abwandlungen umfassen, welche innerhalb des Umfangs dieser Erfindung liegen.
Claims (14)
- Verbindung mit der Struktur:worin (a) n 1 bis 3 beträgt; (b) X ausgewählt wird aus der Gruppe bestehend aus O, S, SO oder SO2; (c) Y unabhängig Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl mit 1 bis 4 Kohlenstoffatomen ist, oder die Y-Reste unter Bildung eines Alkanylrings mit 3 bis 7 Atomen aneinander gebunden sind; (d) Z Wasserstoff oder unsubstituiertes geradkettiges, verzweigtes oder cyclisches Alkyl mit 3 bis 10 von Wasserstoff verschiedenen Atomen ist; (e) W Wasserstoff oder geradkettiges, verzweigtes oder cyclisches Alkyl, Aryl, Hydroxy oder Alkoxy ist; und (f) R1 und R2 unabhängig Wasserstoff, geradkettiges, verzweigtes oder cyclisches Alkyl mit einem bis 10 Kohlenstoffatomen, Aryl, Alkyl, Heterocyclyl, Heteroaryl, Hydroxy oder Alkoxy sind; oder R1 und R2 unter Bildung eines Rings mit 3 bis 7 Atomen, wobei ein bis drei Atome Heteroatome sein können, aneinander gebunden sind.

- Verbindung nach Anspruch 1, wobei X Sauerstoff oder Schwefel ist und W Wasserstoff oder Hydroxyl ist.
- Verbindung nach Anspruch 1, wobei jedes Y unabhängig ausgewählt wird aus der Gruppe bestehend aus Wasserstoff, Methyl und Ethyl; und Z ausgewählt wird aus der Gruppe bestehend aus verzweigtem C4-C6-Alkanyl mit 2 Verzweigungen und C3-C6-Cycloalkanyl.
- Verbindung nach Anspruch 3, wobei R1 Wasserstoff oder Methyl ist und R2 Wasserstoff, geradkettiges oder einfach verzweigtes C1-C6-Alkyl oder geradkettiges Alkyl mit einem endständigen cyclischen Alkyl, gesättigt oder ungesättigt mit einer Doppelbindung zwischen nicht-endständigen Kohlenstoffatomen, oder C3-C6-Cycloalkanyl ist oder R1 und R2 unter Bildung eines Rings mit 3 bis 7 Atomen aneinander gebunden sind.
- Verbindung nach Anspruch 4, wobei X Sauerstoff ist, R1 und R2 Wasserstoff, Methyl oder Butyl sind.
- Verbindung nach Anspruch 5, wobei beide Y Methyl sind und Z t-Butyl ist.
- Verbindung nach Anspruch 6, wobei W OH oder Wasserstoff ist und n eins ist.
- Verbindung nach Anspruch 3, wobei R1 und R2 unter Bildung eines Rings aneinander gebunden sind, ausgewählt aus der Gruppe bestehend aus -(CH2)4-, -(CH2)5- oder -(CH2)6-.
- Verbindung nach Anspruch 8, wobei beide Y Methyl sind und Z t-Butyl ist.
- Verbindung nach Anspruch 9, wobei X Sauerstoff ist und R1 und R2 -(CH2)4- sind.
- Verbindung nach Anspruch 10, wobei W Wasserstoff ist und n eins ist.
- Pharmazeutische Zusammensetzung umfassend eine Verbindung nach einem der Ansprüche 1 bis 11 und einen pharmazeutisch annehmbaren Träger.
- Verwendung einer Verbindung nach einem der Ansprüche 1 bis 11 für die Herstellung eines Arzneimittels für die Behandlung einer Entzündung oder von Schmerzen.
- Verwendung nach Anspruch 13, umfassend die tägliche perorale Verabreichung der Verbindung in einer Menge von 1 mg/kg bis 20 mg/kg für die Behandlung von Arthritis.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US595086 | 1996-02-01 | ||
| US08/595,086 US5672620A (en) | 1996-02-01 | 1996-02-01 | Dihydrobenzofuran and related compounds useful as anti-inflammatory agents |
| PCT/US1997/001316 WO1997028148A1 (en) | 1996-02-01 | 1997-01-30 | Dihydrobenzofuran compounds useful as anti-inflammatory agents |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE69729083D1 DE69729083D1 (de) | 2004-06-17 |
| DE69729083T2 true DE69729083T2 (de) | 2004-09-23 |
Family
ID=24381674
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE69729083T Expired - Fee Related DE69729083T2 (de) | 1996-02-01 | 1997-01-30 | Als entzündungshemmende mittel nützliche dihydrobenzofurane und verwandte verbindungen |
Country Status (15)
| Country | Link |
|---|---|
| US (1) | US5672620A (de) |
| EP (1) | EP0891346B1 (de) |
| JP (1) | JP3095425B2 (de) |
| KR (1) | KR100322403B1 (de) |
| CN (1) | CN1120838C (de) |
| AT (1) | ATE266652T1 (de) |
| AU (1) | AU730310B2 (de) |
| BR (1) | BR9707266A (de) |
| CA (1) | CA2244196C (de) |
| DE (1) | DE69729083T2 (de) |
| DK (1) | DK0891346T3 (de) |
| ES (1) | ES2221034T3 (de) |
| MX (1) | MX9806252A (de) |
| NO (1) | NO983531L (de) |
| WO (1) | WO1997028148A1 (de) |
Families Citing this family (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6319944B1 (en) | 1999-05-10 | 2001-11-20 | Merck & Co., Inc. | Aryl amidines, compositions containing such compounds and methods of use |
| AU2002322720B2 (en) | 2001-07-25 | 2008-11-13 | Raptor Pharmaceutical Inc. | Compositions and methods for modulating blood-brain barrier transport |
| GB0503672D0 (en) * | 2005-02-23 | 2005-03-30 | Astrazeneca Ab | New process |
| CN102379684B (zh) | 2005-04-28 | 2014-11-19 | 普罗透斯数字保健公司 | 药物信息系统 |
| KR20090071598A (ko) | 2006-09-18 | 2009-07-01 | 랩터 파마슈티컬 인코포레이티드 | 수용체 결합 단백질(rap)-접합체 투여에 의한 간 질환의 치료 |
| EP2398500B1 (de) | 2009-02-20 | 2019-03-13 | 2-BBB Medicines B.V. | Arzneiabgabesystem auf glutathion-basis |
| ES2942923T3 (es) | 2009-05-06 | 2023-06-07 | Laboratory Skin Care Inc | Composiciones de administración dérmica que comprenden complejos de agente activo-partículas de fosfato de calcio y métodos de uso de las mismas |
| US20120077778A1 (en) | 2010-09-29 | 2012-03-29 | Andrea Bourdelais | Ladder-Frame Polyether Conjugates |
| EP2641903B1 (de) | 2012-03-19 | 2014-10-22 | Symrise AG | Dihydrobenzofuran-Derivate als Riech- und/oder Aromastoffe |
| JP6073939B2 (ja) * | 2015-01-27 | 2017-02-01 | ちえ子 前田 | 外綴組み合わせファイル |
Family Cites Families (29)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3551456A (en) * | 1968-04-18 | 1970-12-29 | Universal Oil Prod Co | Acetyl derivatives of substituted chromans and coumarans |
| JPS6031829B2 (ja) * | 1975-06-26 | 1985-07-24 | ウェルファイド株式会社 | アミノアルコ−ル誘導体の製造法 |
| FR2370472A2 (fr) * | 1976-11-10 | 1978-06-09 | Continental Pharma | Amino-alcool heterocyclique, son sel et son procede de preparation |
| FR2332010A1 (fr) * | 1975-11-18 | 1977-06-17 | Continental Pharma | Amino-alcool heterocyclique, son sel et son procede de preparation |
| CH615031A5 (de) * | 1976-04-30 | 1979-12-28 | Gretag Ag | |
| JPS6019305B2 (ja) * | 1976-07-02 | 1985-05-15 | ウェルファイド株式会社 | ジヒドロベンゾフラン誘導体 |
| JPS603305B2 (ja) * | 1976-12-27 | 1985-01-26 | エーザイ株式会社 | 2,3―ジハイドロベンゾフラン誘導体 |
| US4130666A (en) * | 1977-05-16 | 1978-12-19 | Riker Laboratories, Inc. | Anti-inflammatory method |
| IT1093805B (it) * | 1978-01-31 | 1985-07-26 | Erba Carlo Spa | Derivati del 2h-benzofuran-3-one e procedimento per la loro preparazione |
| EP0026593A1 (de) * | 1979-09-15 | 1981-04-08 | Pfizer Limited | Bicyclische Keto- und Aminosäuren, Ester und Amide und deren pharmazeutische Zusammensetzungen |
| GR81257B (de) * | 1982-12-04 | 1984-12-11 | Lilly Industries Ltd | |
| EP0117675B1 (de) * | 1983-02-19 | 1986-07-23 | Beecham Group Plc | Benzofuran- und Benzothiophencarbonsäurederivate |
| FI842738A7 (fi) * | 1983-07-14 | 1985-01-15 | Syntex Inc | Aroyylibentsofuraani- ja bentsotiofeenietikka- ja propionihapot. |
| US4613611A (en) * | 1983-10-14 | 1986-09-23 | American Cyanamid Company | Method of treating diabetes mellitus using arylglyoxals |
| AU4261285A (en) * | 1984-06-01 | 1985-12-05 | Tokyo Tanabe Company Limited | 1-propanone derivatives |
| US4708966A (en) * | 1986-06-27 | 1987-11-24 | The Procter & Gamble Company | Novel anti-inflammatory agents, pharmaceutical compositions and methods for reducing inflammation |
| FR2613365B1 (fr) * | 1987-04-01 | 1989-07-28 | Adir | Nouveaux derives de l'amino tetrahydro-5, 6, 7, 8 naphto (2, 3b) furanne, leurs procedes de preparation et les compositions pharmaceutiques qui les contiennent |
| FR2613364B1 (fr) * | 1987-04-01 | 1989-06-09 | Adir | Nouvelles amines tricycliques derivees du tetrahydro-5, 6, 7, 8 naphto (2, 3b) dihydro-2, 3 furanne, et du tetrahydro-6, 7, 8, 9 5h-benzocyclohepta (2, 3b) dihydro-2, 3 furanne, leurs procedes de preparation et les compositions pharmaceutiques qui les contiennent |
| US4849428A (en) * | 1987-11-23 | 1989-07-18 | The Procter & Gamble Company | Cyclic anti-inflammatory derivatives of di-tert-butylphenol compounds, compositions and use |
| IL88674A0 (en) * | 1987-12-18 | 1989-07-31 | Norwich Eaton Pharma | Preparation of certain substituted aromatic compounds |
| US4982006A (en) * | 1987-12-18 | 1991-01-01 | Norwich Eaton Pharmaceuticals, Inc. | Process for the preparation of certain substituted aromatic compounds |
| JPH07121933B2 (ja) * | 1988-03-28 | 1995-12-25 | キッセイ薬品工業株式会社 | ジヒドロベンゾフラノン誘導体 |
| GB8906166D0 (en) * | 1989-03-17 | 1989-05-04 | Pfizer Ltd | Therapeutic agents |
| JP2808460B2 (ja) * | 1989-11-16 | 1998-10-08 | 大正製薬株式会社 | イミダゾール誘導体 |
| JPH03215485A (ja) * | 1990-01-11 | 1991-09-20 | Taisho Pharmaceut Co Ltd | ベンゾチエニルイミダゾール誘導体 |
| TW197435B (de) * | 1990-11-22 | 1993-01-01 | Takeda Pharm Industry Co Ltd | |
| JPH06263733A (ja) * | 1993-01-14 | 1994-09-20 | Sankyo Co Ltd | ベンゼン誘導体 |
| ES2301161T3 (es) * | 1994-07-27 | 2008-06-16 | Vanderbilt University | Compuestos de dihidrobenzofurano y compuestos relacionados utiles como agentes anti-inflamatorios. |
| US5684002A (en) * | 1994-09-07 | 1997-11-04 | The Procter & Gamble Company | Dihydorbenzofuran and related compounds useful as anti-inflammatory agents |
-
1996
- 1996-02-01 US US08/595,086 patent/US5672620A/en not_active Expired - Fee Related
-
1997
- 1997-01-30 BR BR9707266A patent/BR9707266A/pt not_active Application Discontinuation
- 1997-01-30 CA CA002244196A patent/CA2244196C/en not_active Expired - Fee Related
- 1997-01-30 CN CN97191976A patent/CN1120838C/zh not_active Expired - Fee Related
- 1997-01-30 ES ES97904021T patent/ES2221034T3/es not_active Expired - Lifetime
- 1997-01-30 DK DK97904021T patent/DK0891346T3/da active
- 1997-01-30 AT AT97904021T patent/ATE266652T1/de not_active IP Right Cessation
- 1997-01-30 KR KR1019980705952A patent/KR100322403B1/ko not_active Expired - Fee Related
- 1997-01-30 WO PCT/US1997/001316 patent/WO1997028148A1/en not_active Ceased
- 1997-01-30 EP EP97904021A patent/EP0891346B1/de not_active Expired - Lifetime
- 1997-01-30 JP JP09527763A patent/JP3095425B2/ja not_active Expired - Fee Related
- 1997-01-30 DE DE69729083T patent/DE69729083T2/de not_active Expired - Fee Related
- 1997-01-30 AU AU18434/97A patent/AU730310B2/en not_active Ceased
-
1998
- 1998-07-31 NO NO983531A patent/NO983531L/no not_active Application Discontinuation
- 1998-08-03 MX MX9806252A patent/MX9806252A/es not_active IP Right Cessation
Also Published As
| Publication number | Publication date |
|---|---|
| EP0891346A1 (de) | 1999-01-20 |
| WO1997028148A1 (en) | 1997-08-07 |
| KR100322403B1 (ko) | 2002-05-09 |
| NO983531D0 (no) | 1998-07-31 |
| CA2244196A1 (en) | 1997-08-07 |
| JPH11504347A (ja) | 1999-04-20 |
| ES2221034T3 (es) | 2004-12-16 |
| AU1843497A (en) | 1997-08-22 |
| NO983531L (no) | 1998-09-28 |
| JP3095425B2 (ja) | 2000-10-03 |
| CN1210528A (zh) | 1999-03-10 |
| AU730310B2 (en) | 2001-03-01 |
| KR19990082224A (ko) | 1999-11-25 |
| US5672620A (en) | 1997-09-30 |
| EP0891346B1 (de) | 2004-05-12 |
| MX9806252A (es) | 1998-11-30 |
| CN1120838C (zh) | 2003-09-10 |
| ATE266652T1 (de) | 2004-05-15 |
| DK0891346T3 (da) | 2004-08-09 |
| DE69729083D1 (de) | 2004-06-17 |
| BR9707266A (pt) | 1999-04-13 |
| CA2244196C (en) | 2003-09-23 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE69524428T2 (de) | Dihydrobenzofuran und verwandte verbindungen als entzündungshemmende mittel | |
| KR100322402B1 (ko) | 항염증제로서유용한디하이드로벤조퓨란및관련화합물 | |
| DE69730817T2 (de) | Dihydrobenzofuranderivate verwendbar als entzündungshemmende mittel | |
| DE69722202T2 (de) | Dihydrobenzopyran und ähnliche verbindungen verwendbar als antientzündungsmittel | |
| DE69613395T2 (de) | Schwefelenthaltende di-ter-butylphenol-verbindungen brauchbar als entzündungshemmende mittel | |
| KR100322403B1 (ko) | 항염증제로서유용한디히드로벤조푸란화합물 | |
| DE69725133T2 (de) | Als entzündungshemmende mittel nützliche dihydrobenzofurane und verwandte verbindungen | |
| DE69535697T2 (de) | Dihydrobenzofurane und verwandte verbindungen als entzündungshemmende mittel | |
| EP0773939B1 (de) | Dihydrobenzofurane und verwandte verbindungen als entzündungshemmende mittel | |
| DE69720718T2 (de) | Als entzündungshemmende mittel nützliche dihydrobenzofurane und verwandte verbindungen | |
| DD283817A5 (de) | Verfahren zur herstellung heterocyclischer nitromethanderivate | |
| KR100322399B1 (ko) | 항염증제로서유용한디히드로벤조푸란및관련화합물 | |
| CA2244245C (en) | Dihydrobenzofuran and related compounds useful as anti-inflammatory agents |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8339 | Ceased/non-payment of the annual fee |