ES2928164T3 - Compuestos heterocíclicos como inmunomoduladores - Google Patents
Compuestos heterocíclicos como inmunomoduladores Download PDFInfo
- Publication number
- ES2928164T3 ES2928164T3 ES16787687T ES16787687T ES2928164T3 ES 2928164 T3 ES2928164 T3 ES 2928164T3 ES 16787687 T ES16787687 T ES 16787687T ES 16787687 T ES16787687 T ES 16787687T ES 2928164 T3 ES2928164 T3 ES 2928164T3
- Authority
- ES
- Spain
- Prior art keywords
- alkyl
- cancer
- cycloalkyl
- membered
- compound
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 150000002391 heterocyclic compounds Chemical class 0.000 title description 2
- 239000002955 immunomodulating agent Substances 0.000 title description 2
- 229940121354 immunomodulator Drugs 0.000 title description 2
- 150000001875 compounds Chemical class 0.000 claims abstract description 286
- 206010028980 Neoplasm Diseases 0.000 claims abstract description 78
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims abstract description 48
- 201000011510 cancer Diseases 0.000 claims abstract description 42
- 108010074708 B7-H1 Antigen Proteins 0.000 claims abstract description 33
- 102000008096 B7-H1 Antigen Human genes 0.000 claims abstract description 33
- 201000010099 disease Diseases 0.000 claims abstract description 30
- 208000035475 disorder Diseases 0.000 claims abstract description 17
- 239000008194 pharmaceutical composition Substances 0.000 claims abstract description 13
- 230000003993 interaction Effects 0.000 claims abstract description 11
- 208000036142 Viral infection Diseases 0.000 claims abstract description 9
- 230000009385 viral infection Effects 0.000 claims abstract description 7
- 125000000217 alkyl group Chemical group 0.000 claims description 185
- 239000000203 mixture Substances 0.000 claims description 150
- -1 haloC 1- 4 Chemical group 0.000 claims description 130
- 125000000592 heterocycloalkyl group Chemical group 0.000 claims description 91
- 150000003839 salts Chemical class 0.000 claims description 80
- 125000003118 aryl group Chemical group 0.000 claims description 72
- 125000001424 substituent group Chemical group 0.000 claims description 61
- 125000006376 (C3-C10) cycloalkyl group Chemical group 0.000 claims description 39
- 125000001313 C5-C10 heteroaryl group Chemical group 0.000 claims description 34
- 229910052757 nitrogen Inorganic materials 0.000 claims description 33
- 125000005843 halogen group Chemical group 0.000 claims description 30
- 125000001072 heteroaryl group Chemical group 0.000 claims description 29
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 claims description 28
- 125000004432 carbon atom Chemical group C* 0.000 claims description 27
- 125000003601 C2-C6 alkynyl group Chemical group 0.000 claims description 26
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 26
- 238000011282 treatment Methods 0.000 claims description 26
- 125000006570 (C5-C6) heteroaryl group Chemical group 0.000 claims description 23
- 229910052799 carbon Inorganic materials 0.000 claims description 19
- 125000006708 (C5-C14) heteroaryl group Chemical group 0.000 claims description 17
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 16
- 229910052717 sulfur Inorganic materials 0.000 claims description 16
- 101150073096 NRAS gene Proteins 0.000 claims description 15
- 125000005842 heteroatom Chemical group 0.000 claims description 15
- 229910052760 oxygen Inorganic materials 0.000 claims description 14
- 125000004765 (C1-C4) haloalkyl group Chemical group 0.000 claims description 13
- 125000000304 alkynyl group Chemical group 0.000 claims description 12
- 125000003342 alkenyl group Chemical group 0.000 claims description 11
- 229910052739 hydrogen Inorganic materials 0.000 claims description 11
- 125000004433 nitrogen atom Chemical group N* 0.000 claims description 11
- 208000015914 Non-Hodgkin lymphomas Diseases 0.000 claims description 10
- 125000003545 alkoxy group Chemical group 0.000 claims description 10
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 claims description 9
- 125000005913 (C3-C6) cycloalkyl group Chemical group 0.000 claims description 9
- 125000006568 (C4-C7) heterocycloalkyl group Chemical group 0.000 claims description 8
- 208000008839 Kidney Neoplasms Diseases 0.000 claims description 7
- 206010038389 Renal cancer Diseases 0.000 claims description 7
- 201000010982 kidney cancer Diseases 0.000 claims description 7
- 125000006704 (C5-C6) cycloalkyl group Chemical group 0.000 claims description 6
- 206010039491 Sarcoma Diseases 0.000 claims description 6
- 210000003169 central nervous system Anatomy 0.000 claims description 6
- 208000031261 Acute myeloid leukaemia Diseases 0.000 claims description 5
- 206010005003 Bladder cancer Diseases 0.000 claims description 5
- 206010014733 Endometrial cancer Diseases 0.000 claims description 5
- 206010014759 Endometrial neoplasm Diseases 0.000 claims description 5
- 208000033776 Myeloid Acute Leukemia Diseases 0.000 claims description 5
- 229910017711 NHRa Inorganic materials 0.000 claims description 5
- 208000007097 Urinary Bladder Neoplasms Diseases 0.000 claims description 5
- 201000001441 melanoma Diseases 0.000 claims description 5
- 201000005112 urinary bladder cancer Diseases 0.000 claims description 5
- OXAGCXMTQTZVJR-UHFFFAOYSA-N 2-[[8-chloro-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-6-yl]methylamino]ethanol Chemical compound ClC=1C=2N(C=C(C=1)CNCCO)N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C OXAGCXMTQTZVJR-UHFFFAOYSA-N 0.000 claims description 4
- 208000000461 Esophageal Neoplasms Diseases 0.000 claims description 4
- 206010058467 Lung neoplasm malignant Diseases 0.000 claims description 4
- 206010025323 Lymphomas Diseases 0.000 claims description 4
- 206010030155 Oesophageal carcinoma Diseases 0.000 claims description 4
- 208000005718 Stomach Neoplasms Diseases 0.000 claims description 4
- 206010046458 Urethral neoplasms Diseases 0.000 claims description 4
- 208000002495 Uterine Neoplasms Diseases 0.000 claims description 4
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims description 4
- 125000001316 cycloalkyl alkyl group Chemical group 0.000 claims description 4
- 201000004101 esophageal cancer Diseases 0.000 claims description 4
- 206010017758 gastric cancer Diseases 0.000 claims description 4
- 208000014829 head and neck neoplasm Diseases 0.000 claims description 4
- 201000005202 lung cancer Diseases 0.000 claims description 4
- 208000020816 lung neoplasm Diseases 0.000 claims description 4
- 229910052702 rhenium Inorganic materials 0.000 claims description 4
- 201000011549 stomach cancer Diseases 0.000 claims description 4
- 206010046766 uterine cancer Diseases 0.000 claims description 4
- FXSSANGJDMCTQX-MHZLTWQESA-N (2S)-1-[[2-(2-methyl-3-phenylphenyl)indolizin-7-yl]methyl]piperidine-2-carboxylic acid Chemical compound CC1=C(C=CC=C1C=1C=C2C=C(C=CN2C=1)CN1[C@@H](CCCC1)C(=O)O)C1=CC=CC=C1 FXSSANGJDMCTQX-MHZLTWQESA-N 0.000 claims description 3
- FMWMGJKGUDFGLM-SANMLTNESA-N (2S)-1-[[6-(2-methyl-3-phenylphenyl)pyrrolo[1,2-c]pyrimidin-3-yl]methyl]piperidine-2-carboxylic acid Chemical compound CC1=C(C=CC=C1C=1C=C2N(C=NC(=C2)CN2[C@@H](CCCC2)C(=O)O)C=1)C1=CC=CC=C1 FMWMGJKGUDFGLM-SANMLTNESA-N 0.000 claims description 3
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims description 3
- 125000004737 (C1-C6) haloalkoxy group Chemical group 0.000 claims description 3
- LLMJBVQVZHMZOA-UHFFFAOYSA-N 2-[[8-chloro-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridin-6-yl]methylamino]ethanol Chemical compound ClC=1C=2N(C=C(C=1)CNCCO)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C LLMJBVQVZHMZOA-UHFFFAOYSA-N 0.000 claims description 3
- QFBMVGLGDVVAEG-UHFFFAOYSA-N 2-[[8-methyl-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridin-6-yl]methylamino]ethanol Chemical compound CC=1C=2N(C=C(C=1)CNCCO)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C QFBMVGLGDVVAEG-UHFFFAOYSA-N 0.000 claims description 3
- 208000024893 Acute lymphoblastic leukemia Diseases 0.000 claims description 3
- 208000010839 B-cell chronic lymphocytic leukemia Diseases 0.000 claims description 3
- 208000032791 BCR-ABL1 positive chronic myelogenous leukemia Diseases 0.000 claims description 3
- 206010006187 Breast cancer Diseases 0.000 claims description 3
- 208000026310 Breast neoplasm Diseases 0.000 claims description 3
- 206010009944 Colon cancer Diseases 0.000 claims description 3
- 208000031422 Lymphocytic Chronic B-Cell Leukemia Diseases 0.000 claims description 3
- 206010033128 Ovarian cancer Diseases 0.000 claims description 3
- 206010061535 Ovarian neoplasm Diseases 0.000 claims description 3
- 206010061902 Pancreatic neoplasm Diseases 0.000 claims description 3
- 206010060862 Prostate cancer Diseases 0.000 claims description 3
- 208000000236 Prostatic Neoplasms Diseases 0.000 claims description 3
- 208000029742 colonic neoplasm Diseases 0.000 claims description 3
- 206010012818 diffuse large B-cell lymphoma Diseases 0.000 claims description 3
- 201000007270 liver cancer Diseases 0.000 claims description 3
- 208000014018 liver neoplasm Diseases 0.000 claims description 3
- 208000015486 malignant pancreatic neoplasm Diseases 0.000 claims description 3
- 208000037819 metastatic cancer Diseases 0.000 claims description 3
- 208000011575 metastatic malignant neoplasm Diseases 0.000 claims description 3
- 208000002154 non-small cell lung carcinoma Diseases 0.000 claims description 3
- 201000002528 pancreatic cancer Diseases 0.000 claims description 3
- 208000008443 pancreatic carcinoma Diseases 0.000 claims description 3
- 208000029729 tumor suppressor gene on chromosome 11 Diseases 0.000 claims description 3
- PDXCUGXQORSDSI-QHCPKHFHSA-N (2S)-1-[[2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-7-yl]methyl]piperidine-2-carboxylic acid Chemical compound CC1=C(C=CC=C1C1=NN2C(C=C(C=C2)CN2[C@@H](CCCC2)C(=O)O)=N1)C1=CC=CC=C1 PDXCUGXQORSDSI-QHCPKHFHSA-N 0.000 claims description 2
- RTVBRSKXIPHHDH-SANMLTNESA-N (2S)-1-[[8-methyl-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridin-6-yl]methyl]piperidine-2-carboxylic acid Chemical compound CC=1C=2N(C=C(C=1)CN1[C@@H](CCCC1)C(=O)O)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C RTVBRSKXIPHHDH-SANMLTNESA-N 0.000 claims description 2
- 125000004767 (C1-C4) haloalkoxy group Chemical group 0.000 claims description 2
- IVINZCVUHREYAM-UHFFFAOYSA-N 2-[8-chloro-6-[(2-hydroxyethylamino)methyl]-[1,2,4]triazolo[1,5-a]pyridin-2-yl]-6-(2,3-dihydro-1,4-benzodioxin-6-yl)benzonitrile Chemical compound ClC=1C=2N(C=C(C=1)CNCCO)N=C(N=2)C1=C(C#N)C(=CC=C1)C1=CC2=C(OCCO2)C=C1 IVINZCVUHREYAM-UHFFFAOYSA-N 0.000 claims description 2
- HAAAFQXGRNNCOP-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-6-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C1=NN2C(C=CC(=C2)CNCCO)=N1)C1=CC=CC=C1 HAAAFQXGRNNCOP-UHFFFAOYSA-N 0.000 claims description 2
- JCTHXKAPIYUILV-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-7-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C1=NN2C(C=C(C=C2)CNCCO)=N1)C1=CC=CC=C1 JCTHXKAPIYUILV-UHFFFAOYSA-N 0.000 claims description 2
- STSSUCOXATUOMP-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrazin-6-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(N=C2)CNCCO)C=1)C1=CC=CC=C1 STSSUCOXATUOMP-UHFFFAOYSA-N 0.000 claims description 2
- KWHSHELMUDPTJE-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrimidin-6-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(C=N2)CNCCO)C=1)C1=CC=CC=C1 KWHSHELMUDPTJE-UHFFFAOYSA-N 0.000 claims description 2
- VJOPGEXSGNFOTJ-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)imidazo[1,2-b]pyridazin-6-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=C2)CNCCO)C=1)C1=CC=CC=C1 VJOPGEXSGNFOTJ-UHFFFAOYSA-N 0.000 claims description 2
- SNOGDBQNGOZDIJ-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)indolizin-7-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C=1C=C2C=C(C=CN2C=1)CNCCO)C1=CC=CC=C1 SNOGDBQNGOZDIJ-UHFFFAOYSA-N 0.000 claims description 2
- XQEFJXXKDXNDLB-UHFFFAOYSA-N 2-[[6-(2-methyl-3-phenylphenyl)imidazo[1,2-b][1,2,4]triazin-2-yl]methylamino]acetamide Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=N2)CNCC(=O)N)C=1)C1=CC=CC=C1 XQEFJXXKDXNDLB-UHFFFAOYSA-N 0.000 claims description 2
- SYBDDGSDWROEJT-UHFFFAOYSA-N 2-[[6-(2-methyl-3-phenylphenyl)imidazo[1,2-b][1,2,4]triazin-2-yl]methylamino]acetonitrile Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=N2)CNCC#N)C=1)C1=CC=CC=C1 SYBDDGSDWROEJT-UHFFFAOYSA-N 0.000 claims description 2
- SIYAOZFRXTVXSP-UHFFFAOYSA-N 2-[[6-(2-methyl-3-phenylphenyl)imidazo[1,2-b][1,2,4]triazin-2-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=N2)CNCCO)C=1)C1=CC=CC=C1 SIYAOZFRXTVXSP-UHFFFAOYSA-N 0.000 claims description 2
- RBHOLZAWVUQUQZ-UHFFFAOYSA-N 2-[[8-(2-methoxyethylamino)-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-6-yl]methylamino]ethanol Chemical compound COCCNC=1C=2N(C=C(C=1)CNCCO)N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C RBHOLZAWVUQUQZ-UHFFFAOYSA-N 0.000 claims description 2
- BEWSFHZQQWMFRV-UHFFFAOYSA-N 2-[methyl-[[6-(2-methyl-3-phenylphenyl)imidazo[1,2-b][1,2,4]triazin-2-yl]methyl]amino]ethanol Chemical compound CN(CCO)CC=1C=NC=2N(N=1)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C BEWSFHZQQWMFRV-UHFFFAOYSA-N 0.000 claims description 2
- NSSXZYBLHNZUMB-UHFFFAOYSA-N 4-[6-[(2-hydroxyethylamino)methyl]-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-8-yl]butanenitrile Chemical compound OCCNCC=1C=C(C=2N(C=1)N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)CCCC#N NSSXZYBLHNZUMB-UHFFFAOYSA-N 0.000 claims description 2
- 206010000830 Acute leukaemia Diseases 0.000 claims description 2
- 206010005949 Bone cancer Diseases 0.000 claims description 2
- 208000018084 Bone neoplasm Diseases 0.000 claims description 2
- 101100240518 Caenorhabditis elegans nhr-12 gene Proteins 0.000 claims description 2
- 201000009030 Carcinoma Diseases 0.000 claims description 2
- 208000017604 Hodgkin disease Diseases 0.000 claims description 2
- 208000021519 Hodgkin lymphoma Diseases 0.000 claims description 2
- 208000010747 Hodgkins lymphoma Diseases 0.000 claims description 2
- 206010052178 Lymphocytic lymphoma Diseases 0.000 claims description 2
- 208000025205 Mantle-Cell Lymphoma Diseases 0.000 claims description 2
- 206010027480 Metastatic malignant melanoma Diseases 0.000 claims description 2
- 208000034578 Multiple myelomas Diseases 0.000 claims description 2
- 208000002471 Penile Neoplasms Diseases 0.000 claims description 2
- 208000007913 Pituitary Neoplasms Diseases 0.000 claims description 2
- 201000005746 Pituitary adenoma Diseases 0.000 claims description 2
- 206010061538 Pituitary tumour benign Diseases 0.000 claims description 2
- 206010035226 Plasma cell myeloma Diseases 0.000 claims description 2
- 208000015634 Rectal Neoplasms Diseases 0.000 claims description 2
- 208000000453 Skin Neoplasms Diseases 0.000 claims description 2
- 208000021712 Soft tissue sarcoma Diseases 0.000 claims description 2
- 206010042971 T-cell lymphoma Diseases 0.000 claims description 2
- 208000027585 T-cell non-Hodgkin lymphoma Diseases 0.000 claims description 2
- 208000024313 Testicular Neoplasms Diseases 0.000 claims description 2
- 206010057644 Testis cancer Diseases 0.000 claims description 2
- 206010046431 Urethral cancer Diseases 0.000 claims description 2
- 201000003761 Vaginal carcinoma Diseases 0.000 claims description 2
- 206010047741 Vulval cancer Diseases 0.000 claims description 2
- 208000024447 adrenal gland neoplasm Diseases 0.000 claims description 2
- 125000004414 alkyl thio group Chemical group 0.000 claims description 2
- 239000010425 asbestos Substances 0.000 claims description 2
- 208000035269 cancer or benign tumor Diseases 0.000 claims description 2
- 208000019065 cervical carcinoma Diseases 0.000 claims description 2
- 230000001684 chronic effect Effects 0.000 claims description 2
- 208000024207 chronic leukemia Diseases 0.000 claims description 2
- 208000035250 cutaneous malignant susceptibility to 1 melanoma Diseases 0.000 claims description 2
- 210000000750 endocrine system Anatomy 0.000 claims description 2
- 201000003914 endometrial carcinoma Diseases 0.000 claims description 2
- 201000001343 fallopian tube carcinoma Diseases 0.000 claims description 2
- 208000005017 glioblastoma Diseases 0.000 claims description 2
- 201000005787 hematologic cancer Diseases 0.000 claims description 2
- 208000024200 hematopoietic and lymphoid system neoplasm Diseases 0.000 claims description 2
- 229940088597 hormone Drugs 0.000 claims description 2
- 239000005556 hormone Substances 0.000 claims description 2
- 208000032839 leukemia Diseases 0.000 claims description 2
- 208000026037 malignant tumor of neck Diseases 0.000 claims description 2
- 208000021039 metastatic melanoma Diseases 0.000 claims description 2
- 208000021310 pituitary gland adenoma Diseases 0.000 claims description 2
- 201000005825 prostate adenocarcinoma Diseases 0.000 claims description 2
- 206010038038 rectal cancer Diseases 0.000 claims description 2
- 201000001275 rectum cancer Diseases 0.000 claims description 2
- 229910052895 riebeckite Inorganic materials 0.000 claims description 2
- 201000000849 skin cancer Diseases 0.000 claims description 2
- 206010041823 squamous cell carcinoma Diseases 0.000 claims description 2
- 208000017572 squamous cell neoplasm Diseases 0.000 claims description 2
- 201000003120 testicular cancer Diseases 0.000 claims description 2
- 201000002510 thyroid cancer Diseases 0.000 claims description 2
- 230000005747 tumor angiogenesis Effects 0.000 claims description 2
- 201000004916 vulva carcinoma Diseases 0.000 claims description 2
- 208000013013 vulvar carcinoma Diseases 0.000 claims description 2
- 208000031671 Large B-Cell Diffuse Lymphoma Diseases 0.000 claims 2
- 208000006265 Renal cell carcinoma Diseases 0.000 claims 2
- 208000024770 Thyroid neoplasm Diseases 0.000 claims 2
- QOCYLVHDOFNENH-QHCPKHFHSA-N (2S)-1-[[2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-6-yl]methyl]piperidine-2-carboxylic acid Chemical compound CC1=C(C=CC=C1C1=NN2C(C=CC(=C2)CN2[C@@H](CCCC2)C(=O)O)=N1)C1=CC=CC=C1 QOCYLVHDOFNENH-QHCPKHFHSA-N 0.000 claims 1
- IMVWRGPGJACMAV-DEOSSOPVSA-N (2S)-1-[[2-(2-methyl-3-phenylphenyl)imidazo[1,2-b]pyridazin-6-yl]methyl]piperidine-2-carboxylic acid Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=C2)CN2[C@@H](CCCC2)C(=O)O)C=1)C1=CC=CC=C1 IMVWRGPGJACMAV-DEOSSOPVSA-N 0.000 claims 1
- 125000000229 (C1-C4)alkoxy group Chemical group 0.000 claims 1
- OULDABFTGYNJNH-UHFFFAOYSA-N 2-[2-cyano-3-(2,3-dihydro-1,4-benzodioxin-6-yl)phenyl]-6-[(2-hydroxyethylamino)methyl]-[1,2,4]triazolo[1,5-a]pyridine-8-carbonitrile Chemical compound C(#N)C1=C(C=CC=C1C1=CC2=C(OCCO2)C=C1)C1=NN2C(C(=CC(=C2)CNCCO)C#N)=N1 OULDABFTGYNJNH-UHFFFAOYSA-N 0.000 claims 1
- MYBGEYXERIIYQQ-UHFFFAOYSA-N 2-[6-[(2-hydroxyethylamino)methyl]-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-8-yl]acetonitrile Chemical compound OCCNCC=1C=C(C=2N(C=1)N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)CC#N MYBGEYXERIIYQQ-UHFFFAOYSA-N 0.000 claims 1
- AJMQWAZRWYKEIS-UHFFFAOYSA-N 2-[8-(cyanomethyl)-6-[(2-hydroxyethylamino)methyl]-[1,2,4]triazolo[1,5-a]pyridin-2-yl]-6-(2,3-dihydro-1,4-benzodioxin-6-yl)benzonitrile Chemical compound C(#N)CC=1C=2N(C=C(C=1)CNCCO)N=C(N=2)C1=C(C#N)C(=CC=C1)C1=CC2=C(OCCO2)C=C1 AJMQWAZRWYKEIS-UHFFFAOYSA-N 0.000 claims 1
- RYXMAITZLMNFMP-UHFFFAOYSA-N 2-[[2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridin-6-yl]methylamino]ethanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(C=C2)CNCCO)C=1)C1=CC=CC=C1 RYXMAITZLMNFMP-UHFFFAOYSA-N 0.000 claims 1
- JWNRAKFCVGVIGH-UHFFFAOYSA-N 2-[[5-methyl-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-c]pyrimidin-7-yl]methylamino]ethanol Chemical compound CC1=NC(=CC=2N1N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)CNCCO JWNRAKFCVGVIGH-UHFFFAOYSA-N 0.000 claims 1
- 208000030808 Clear cell renal carcinoma Diseases 0.000 claims 1
- 208000032612 Glial tumor Diseases 0.000 claims 1
- 206010018338 Glioma Diseases 0.000 claims 1
- 208000007766 Kaposi sarcoma Diseases 0.000 claims 1
- 208000000821 Parathyroid Neoplasms Diseases 0.000 claims 1
- MDFFNEOEWAXZRQ-UHFFFAOYSA-N aminyl Chemical compound [NH2] MDFFNEOEWAXZRQ-UHFFFAOYSA-N 0.000 claims 1
- 210000004556 brain Anatomy 0.000 claims 1
- 206010073251 clear cell renal cell carcinoma Diseases 0.000 claims 1
- 201000003444 follicular lymphoma Diseases 0.000 claims 1
- 230000005764 inhibitory process Effects 0.000 claims 1
- 230000003211 malignant effect Effects 0.000 claims 1
- 201000011330 nonpapillary renal cell carcinoma Diseases 0.000 claims 1
- 210000002990 parathyroid gland Anatomy 0.000 claims 1
- 201000002314 small intestine cancer Diseases 0.000 claims 1
- 210000001685 thyroid gland Anatomy 0.000 claims 1
- 238000000034 method Methods 0.000 abstract description 59
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 138
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 131
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 103
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 82
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 75
- 239000000047 product Substances 0.000 description 72
- 239000000243 solution Substances 0.000 description 69
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 58
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 55
- 235000019439 ethyl acetate Nutrition 0.000 description 53
- 239000011541 reaction mixture Substances 0.000 description 41
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 38
- 102100040678 Programmed cell death protein 1 Human genes 0.000 description 38
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 36
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 36
- 101710089372 Programmed cell death protein 1 Proteins 0.000 description 36
- 239000003112 inhibitor Substances 0.000 description 36
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 36
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 35
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 34
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 30
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 30
- 239000000741 silica gel Substances 0.000 description 29
- 229910002027 silica gel Inorganic materials 0.000 description 29
- 239000007787 solid Substances 0.000 description 26
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 25
- 238000002953 preparative HPLC Methods 0.000 description 25
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 24
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 24
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 20
- 238000004587 chromatography analysis Methods 0.000 description 19
- XXMFJKNOJSDQBM-UHFFFAOYSA-N 2,2,2-trifluoroacetic acid;hydrate Chemical compound [OH3+].[O-]C(=O)C(F)(F)F XXMFJKNOJSDQBM-UHFFFAOYSA-N 0.000 description 18
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 18
- 239000012074 organic phase Substances 0.000 description 18
- 229910052763 palladium Inorganic materials 0.000 description 18
- 125000004429 atom Chemical group 0.000 description 17
- 208000015181 infectious disease Diseases 0.000 description 17
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 17
- 235000019341 magnesium sulphate Nutrition 0.000 description 17
- 238000000746 purification Methods 0.000 description 17
- 239000007832 Na2SO4 Substances 0.000 description 16
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 16
- 150000002148 esters Chemical class 0.000 description 16
- 229910052938 sodium sulfate Inorganic materials 0.000 description 16
- 235000011152 sodium sulphate Nutrition 0.000 description 16
- LWIHDJKSTIGBAC-UHFFFAOYSA-K tripotassium phosphate Chemical compound [K+].[K+].[K+].[O-]P([O-])([O-])=O LWIHDJKSTIGBAC-UHFFFAOYSA-K 0.000 description 16
- 238000006243 chemical reaction Methods 0.000 description 15
- 239000000546 pharmaceutical excipient Substances 0.000 description 14
- 102000037982 Immune checkpoint proteins Human genes 0.000 description 13
- 108091008036 Immune checkpoint proteins Proteins 0.000 description 13
- 239000003795 chemical substances by application Substances 0.000 description 13
- 108090000623 proteins and genes Proteins 0.000 description 13
- 150000001299 aldehydes Chemical class 0.000 description 12
- 239000012267 brine Substances 0.000 description 12
- 102000004169 proteins and genes Human genes 0.000 description 12
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 12
- 241000700605 Viruses Species 0.000 description 11
- 239000004480 active ingredient Substances 0.000 description 11
- 238000003818 flash chromatography Methods 0.000 description 11
- 239000012044 organic layer Substances 0.000 description 11
- 238000010898 silica gel chromatography Methods 0.000 description 11
- 239000003054 catalyst Substances 0.000 description 10
- 210000004027 cell Anatomy 0.000 description 10
- QTMDXZNDVAMKGV-UHFFFAOYSA-L copper(ii) bromide Chemical compound [Cu+2].[Br-].[Br-] QTMDXZNDVAMKGV-UHFFFAOYSA-L 0.000 description 10
- NKLCNNUWBJBICK-UHFFFAOYSA-N dess–martin periodinane Chemical compound C1=CC=C2I(OC(=O)C)(OC(C)=O)(OC(C)=O)OC(=O)C2=C1 NKLCNNUWBJBICK-UHFFFAOYSA-N 0.000 description 10
- 238000009472 formulation Methods 0.000 description 10
- 229940126546 immune checkpoint molecule Drugs 0.000 description 10
- 230000002401 inhibitory effect Effects 0.000 description 10
- 125000002950 monocyclic group Chemical group 0.000 description 10
- 239000000725 suspension Substances 0.000 description 10
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 9
- 239000002253 acid Substances 0.000 description 9
- 239000002585 base Substances 0.000 description 9
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 9
- 229910052794 bromium Inorganic materials 0.000 description 9
- 239000000284 extract Substances 0.000 description 9
- 239000000706 filtrate Substances 0.000 description 9
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 9
- BEOOHQFXGBMRKU-UHFFFAOYSA-N sodium cyanoborohydride Chemical compound [Na+].[B-]C#N BEOOHQFXGBMRKU-UHFFFAOYSA-N 0.000 description 9
- JQWHASGSAFIOCM-UHFFFAOYSA-M sodium periodate Chemical compound [Na+].[O-]I(=O)(=O)=O JQWHASGSAFIOCM-UHFFFAOYSA-M 0.000 description 9
- 239000002904 solvent Substances 0.000 description 9
- DPGSPRJLAZGUBQ-UHFFFAOYSA-N 2-ethenyl-4,4,5,5-tetramethyl-1,3,2-dioxaborolane Chemical compound CC1(C)OB(C=C)OC1(C)C DPGSPRJLAZGUBQ-UHFFFAOYSA-N 0.000 description 8
- QCHZEUAZLGZEFN-UHFFFAOYSA-N CC1(OB(OC1(C)C)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)C Chemical compound CC1(OB(OC1(C)C)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)C QCHZEUAZLGZEFN-UHFFFAOYSA-N 0.000 description 8
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 8
- 229910052801 chlorine Inorganic materials 0.000 description 8
- 229910000160 potassium phosphate Inorganic materials 0.000 description 8
- 235000011009 potassium phosphates Nutrition 0.000 description 8
- 230000002829 reductive effect Effects 0.000 description 8
- 238000012360 testing method Methods 0.000 description 8
- 230000001225 therapeutic effect Effects 0.000 description 8
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 8
- 229940045513 CTLA4 antagonist Drugs 0.000 description 7
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 7
- 125000002947 alkylene group Chemical group 0.000 description 7
- 150000001502 aryl halides Chemical class 0.000 description 7
- 238000003556 assay Methods 0.000 description 7
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 7
- 125000001309 chloro group Chemical group Cl* 0.000 description 7
- 239000002552 dosage form Substances 0.000 description 7
- 125000001188 haloalkyl group Chemical group 0.000 description 7
- 229910052740 iodine Inorganic materials 0.000 description 7
- 239000001301 oxygen Substances 0.000 description 7
- 125000006413 ring segment Chemical group 0.000 description 7
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 7
- 239000011593 sulfur Substances 0.000 description 7
- 210000004881 tumor cell Anatomy 0.000 description 7
- NSDLJBDGQJTMLD-UHFFFAOYSA-N 2-bromo-1-(2-methyl-3-phenylphenyl)ethanone Chemical compound BrCC(=O)C=1C(=C(C=CC=1)C1=CC=CC=C1)C NSDLJBDGQJTMLD-UHFFFAOYSA-N 0.000 description 6
- 238000006646 Dess-Martin oxidation reaction Methods 0.000 description 6
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 6
- WTDHULULXKLSOZ-UHFFFAOYSA-N Hydroxylamine hydrochloride Chemical compound Cl.ON WTDHULULXKLSOZ-UHFFFAOYSA-N 0.000 description 6
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 6
- 238000006069 Suzuki reaction reaction Methods 0.000 description 6
- 239000003937 drug carrier Substances 0.000 description 6
- 230000012010 growth Effects 0.000 description 6
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 6
- 239000008108 microcrystalline cellulose Substances 0.000 description 6
- 229940016286 microcrystalline cellulose Drugs 0.000 description 6
- HXEACLLIILLPRG-UHFFFAOYSA-N pipecolic acid Chemical compound OC(=O)C1CCCCN1 HXEACLLIILLPRG-UHFFFAOYSA-N 0.000 description 6
- 238000002360 preparation method Methods 0.000 description 6
- 125000006239 protecting group Chemical group 0.000 description 6
- 238000006467 substitution reaction Methods 0.000 description 6
- 238000003786 synthesis reaction Methods 0.000 description 6
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 6
- 229910021590 Copper(II) bromide Inorganic materials 0.000 description 5
- HXEACLLIILLPRG-YFKPBYRVSA-N L-pipecolic acid Chemical compound [O-]C(=O)[C@@H]1CCCC[NH2+]1 HXEACLLIILLPRG-YFKPBYRVSA-N 0.000 description 5
- 150000001412 amines Chemical class 0.000 description 5
- 230000015572 biosynthetic process Effects 0.000 description 5
- 150000001638 boron Chemical class 0.000 description 5
- 239000003153 chemical reaction reagent Substances 0.000 description 5
- 230000008878 coupling Effects 0.000 description 5
- 238000010168 coupling process Methods 0.000 description 5
- 238000005859 coupling reaction Methods 0.000 description 5
- 239000012043 crude product Substances 0.000 description 5
- 230000000694 effects Effects 0.000 description 5
- 125000004438 haloalkoxy group Chemical group 0.000 description 5
- 238000002868 homogeneous time resolved fluorescence Methods 0.000 description 5
- 238000000338 in vitro Methods 0.000 description 5
- 125000005647 linker group Chemical group 0.000 description 5
- 239000007788 liquid Substances 0.000 description 5
- 150000002825 nitriles Chemical class 0.000 description 5
- 125000004043 oxo group Chemical group O=* 0.000 description 5
- NFHFRUOZVGFOOS-UHFFFAOYSA-N palladium;triphenylphosphane Chemical compound [Pd].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 NFHFRUOZVGFOOS-UHFFFAOYSA-N 0.000 description 5
- 230000007170 pathology Effects 0.000 description 5
- 229960002621 pembrolizumab Drugs 0.000 description 5
- 239000003826 tablet Substances 0.000 description 5
- IOGXOCVLYRDXLW-UHFFFAOYSA-N tert-butyl nitrite Chemical compound CC(C)(C)ON=O IOGXOCVLYRDXLW-UHFFFAOYSA-N 0.000 description 5
- 239000012414 tert-butyl nitrite Substances 0.000 description 5
- 210000001519 tissue Anatomy 0.000 description 5
- 125000000954 2-hydroxyethyl group Chemical group [H]C([*])([H])C([H])([H])O[H] 0.000 description 4
- WSVLPVUVIUVCRA-KPKNDVKVSA-N Alpha-lactose monohydrate Chemical compound O.O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O WSVLPVUVIUVCRA-KPKNDVKVSA-N 0.000 description 4
- 208000035143 Bacterial infection Diseases 0.000 description 4
- 108010021064 CTLA-4 Antigen Proteins 0.000 description 4
- 102000008203 CTLA-4 Antigen Human genes 0.000 description 4
- 102000004127 Cytokines Human genes 0.000 description 4
- 108090000695 Cytokines Proteins 0.000 description 4
- 206010017533 Fungal infection Diseases 0.000 description 4
- 108010017213 Granulocyte-Macrophage Colony-Stimulating Factor Proteins 0.000 description 4
- 101001117317 Homo sapiens Programmed cell death 1 ligand 1 Proteins 0.000 description 4
- 101000851370 Homo sapiens Tumor necrosis factor receptor superfamily member 9 Proteins 0.000 description 4
- 241000701806 Human papillomavirus Species 0.000 description 4
- 241000712079 Measles morbillivirus Species 0.000 description 4
- 241001465754 Metazoa Species 0.000 description 4
- 101100407308 Mus musculus Pdcd1lg2 gene Proteins 0.000 description 4
- 208000031888 Mycoses Diseases 0.000 description 4
- 208000030852 Parasitic disease Diseases 0.000 description 4
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 4
- 108700030875 Programmed Cell Death 1 Ligand 2 Proteins 0.000 description 4
- 102100024213 Programmed cell death 1 ligand 2 Human genes 0.000 description 4
- DWAQJAXMDSEUJJ-UHFFFAOYSA-M Sodium bisulfite Chemical compound [Na+].OS([O-])=O DWAQJAXMDSEUJJ-UHFFFAOYSA-M 0.000 description 4
- 108091008874 T cell receptors Proteins 0.000 description 4
- 102000016266 T-Cell Antigen Receptors Human genes 0.000 description 4
- 210000001744 T-lymphocyte Anatomy 0.000 description 4
- 102100036856 Tumor necrosis factor receptor superfamily member 9 Human genes 0.000 description 4
- 230000004913 activation Effects 0.000 description 4
- 239000000427 antigen Substances 0.000 description 4
- 108091007433 antigens Proteins 0.000 description 4
- 102000036639 antigens Human genes 0.000 description 4
- 208000022362 bacterial infectious disease Diseases 0.000 description 4
- 244000052616 bacterial pathogen Species 0.000 description 4
- 125000002619 bicyclic group Chemical group 0.000 description 4
- IPWKHHSGDUIRAH-UHFFFAOYSA-N bis(pinacolato)diboron Chemical compound O1C(C)(C)C(C)(C)OB1B1OC(C)(C)C(C)(C)O1 IPWKHHSGDUIRAH-UHFFFAOYSA-N 0.000 description 4
- 230000037396 body weight Effects 0.000 description 4
- NXQGGXCHGDYOHB-UHFFFAOYSA-L cyclopenta-1,4-dien-1-yl(diphenyl)phosphane;dichloropalladium;iron(2+) Chemical compound [Fe+2].Cl[Pd]Cl.[CH-]1C=CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1.[CH-]1C=CC(P(C=2C=CC=CC=2)C=2C=CC=CC=2)=C1 NXQGGXCHGDYOHB-UHFFFAOYSA-L 0.000 description 4
- 125000003963 dichloro group Chemical group Cl* 0.000 description 4
- DGODWNOPHMXOTR-UHFFFAOYSA-N dipotassium;dioxido(dioxo)osmium;dihydrate Chemical compound O.O.[K+].[K+].[O-][Os]([O-])(=O)=O DGODWNOPHMXOTR-UHFFFAOYSA-N 0.000 description 4
- BDTDECDAHYOJRO-UHFFFAOYSA-N ethyl n-(sulfanylidenemethylidene)carbamate Chemical compound CCOC(=O)N=C=S BDTDECDAHYOJRO-UHFFFAOYSA-N 0.000 description 4
- KTWOOEGAPBSYNW-UHFFFAOYSA-N ferrocene Chemical compound [Fe+2].C=1C=C[CH-]C=1.C=1C=C[CH-]C=1 KTWOOEGAPBSYNW-UHFFFAOYSA-N 0.000 description 4
- 150000004820 halides Chemical class 0.000 description 4
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 4
- 238000009169 immunotherapy Methods 0.000 description 4
- 229960001021 lactose monohydrate Drugs 0.000 description 4
- 239000003446 ligand Substances 0.000 description 4
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 4
- 239000000463 material Substances 0.000 description 4
- MUJIDPITZJWBSW-UHFFFAOYSA-N palladium(2+) Chemical compound [Pd+2] MUJIDPITZJWBSW-UHFFFAOYSA-N 0.000 description 4
- 238000007911 parenteral administration Methods 0.000 description 4
- 239000002245 particle Substances 0.000 description 4
- 244000052769 pathogen Species 0.000 description 4
- 230000037361 pathway Effects 0.000 description 4
- 239000006187 pill Substances 0.000 description 4
- SCVFZCLFOSHCOH-UHFFFAOYSA-M potassium acetate Chemical compound [K+].CC([O-])=O SCVFZCLFOSHCOH-UHFFFAOYSA-M 0.000 description 4
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 4
- 239000000843 powder Substances 0.000 description 4
- 102000004196 processed proteins & peptides Human genes 0.000 description 4
- 108090000765 processed proteins & peptides Proteins 0.000 description 4
- 230000004044 response Effects 0.000 description 4
- 229920006395 saturated elastomer Polymers 0.000 description 4
- 230000019491 signal transduction Effects 0.000 description 4
- 230000011664 signaling Effects 0.000 description 4
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 4
- 235000017557 sodium bicarbonate Nutrition 0.000 description 4
- 235000010267 sodium hydrogen sulphite Nutrition 0.000 description 4
- GEHJYWRUCIMESM-UHFFFAOYSA-L sodium sulfite Chemical compound [Na+].[Na+].[O-]S([O-])=O GEHJYWRUCIMESM-UHFFFAOYSA-L 0.000 description 4
- 239000000126 substance Substances 0.000 description 4
- 125000001544 thienyl group Chemical group 0.000 description 4
- 229960005486 vaccine Drugs 0.000 description 4
- 239000003981 vehicle Substances 0.000 description 4
- 125000006582 (C5-C6) heterocycloalkyl group Chemical group 0.000 description 3
- GUBGYTABKSRVRQ-UHFFFAOYSA-N 2-(hydroxymethyl)-6-[4,5,6-trihydroxy-2-(hydroxymethyl)oxan-3-yl]oxyoxane-3,4,5-triol Chemical compound OCC1OC(OC2C(O)C(O)C(O)OC2CO)C(O)C(O)C1O GUBGYTABKSRVRQ-UHFFFAOYSA-N 0.000 description 3
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 3
- 208000035473 Communicable disease Diseases 0.000 description 3
- CMSMOCZEIVJLDB-UHFFFAOYSA-N Cyclophosphamide Chemical compound ClCCN(CCCl)P1(=O)NCCCO1 CMSMOCZEIVJLDB-UHFFFAOYSA-N 0.000 description 3
- 241000224466 Giardia Species 0.000 description 3
- 102100039620 Granulocyte-macrophage colony-stimulating factor Human genes 0.000 description 3
- 101001137987 Homo sapiens Lymphocyte activation gene 3 protein Proteins 0.000 description 3
- 101000611936 Homo sapiens Programmed cell death protein 1 Proteins 0.000 description 3
- 101000801234 Homo sapiens Tumor necrosis factor receptor superfamily member 18 Proteins 0.000 description 3
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 3
- 108010002350 Interleukin-2 Proteins 0.000 description 3
- 102000000588 Interleukin-2 Human genes 0.000 description 3
- 102000017578 LAG3 Human genes 0.000 description 3
- 241000124008 Mammalia Species 0.000 description 3
- 102100024216 Programmed cell death 1 ligand 1 Human genes 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 3
- 102100033728 Tumor necrosis factor receptor superfamily member 18 Human genes 0.000 description 3
- 102100022153 Tumor necrosis factor receptor superfamily member 4 Human genes 0.000 description 3
- 101710165473 Tumor necrosis factor receptor superfamily member 4 Proteins 0.000 description 3
- 102100033177 Vascular endothelial growth factor receptor 2 Human genes 0.000 description 3
- 239000012391 XPhos Pd G2 Substances 0.000 description 3
- 150000007513 acids Chemical class 0.000 description 3
- 239000000443 aerosol Substances 0.000 description 3
- 150000001336 alkenes Chemical class 0.000 description 3
- 235000019270 ammonium chloride Nutrition 0.000 description 3
- 125000002393 azetidinyl group Chemical group 0.000 description 3
- JFDZBHWFFUWGJE-UHFFFAOYSA-N benzonitrile Chemical compound N#CC1=CC=CC=C1 JFDZBHWFFUWGJE-UHFFFAOYSA-N 0.000 description 3
- 230000000903 blocking effect Effects 0.000 description 3
- 150000001721 carbon Chemical group 0.000 description 3
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 3
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 3
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 3
- 229960004397 cyclophosphamide Drugs 0.000 description 3
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 3
- 210000004443 dendritic cell Anatomy 0.000 description 3
- 239000002274 desiccant Substances 0.000 description 3
- 229910052805 deuterium Inorganic materials 0.000 description 3
- 239000003814 drug Substances 0.000 description 3
- 229950009791 durvalumab Drugs 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 230000036541 health Effects 0.000 description 3
- 208000006454 hepatitis Diseases 0.000 description 3
- 231100000283 hepatitis Toxicity 0.000 description 3
- 125000000623 heterocyclic group Chemical group 0.000 description 3
- 150000002430 hydrocarbons Chemical group 0.000 description 3
- 239000001257 hydrogen Substances 0.000 description 3
- 239000001866 hydroxypropyl methyl cellulose Substances 0.000 description 3
- 235000010979 hydroxypropyl methyl cellulose Nutrition 0.000 description 3
- 229920003088 hydroxypropyl methyl cellulose Polymers 0.000 description 3
- UFVKGYZPFZQRLF-UHFFFAOYSA-N hydroxypropyl methyl cellulose Chemical compound OC1C(O)C(OC)OC(CO)C1OC1C(O)C(O)C(OC2C(C(O)C(OC3C(C(O)C(O)C(CO)O3)O)C(CO)O2)O)C(CO)O1 UFVKGYZPFZQRLF-UHFFFAOYSA-N 0.000 description 3
- 230000002519 immonomodulatory effect Effects 0.000 description 3
- 230000028993 immune response Effects 0.000 description 3
- 206010022000 influenza Diseases 0.000 description 3
- HXEACLLIILLPRG-RXMQYKEDSA-N l-pipecolic acid Natural products OC(=O)[C@H]1CCCCN1 HXEACLLIILLPRG-RXMQYKEDSA-N 0.000 description 3
- GOTYRUGSSMKFNF-UHFFFAOYSA-N lenalidomide Chemical group C1C=2C(N)=CC=CC=2C(=O)N1C1CCC(=O)NC1=O GOTYRUGSSMKFNF-UHFFFAOYSA-N 0.000 description 3
- 229960004942 lenalidomide Drugs 0.000 description 3
- 230000007246 mechanism Effects 0.000 description 3
- SGDBTWWWUNNDEQ-LBPRGKRZSA-N melphalan Chemical compound OC(=O)[C@@H](N)CC1=CC=C(N(CCCl)CCCl)C=C1 SGDBTWWWUNNDEQ-LBPRGKRZSA-N 0.000 description 3
- 229960001924 melphalan Drugs 0.000 description 3
- 229960003301 nivolumab Drugs 0.000 description 3
- 239000002674 ointment Substances 0.000 description 3
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 3
- 230000026731 phosphorylation Effects 0.000 description 3
- 238000006366 phosphorylation reaction Methods 0.000 description 3
- 125000003367 polycyclic group Chemical group 0.000 description 3
- LJCNRYVRMXRIQR-OLXYHTOASA-L potassium sodium L-tartrate Chemical class [Na+].[K+].[O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O LJCNRYVRMXRIQR-OLXYHTOASA-L 0.000 description 3
- 230000008569 process Effects 0.000 description 3
- 238000000159 protein binding assay Methods 0.000 description 3
- 230000006916 protein interaction Effects 0.000 description 3
- 125000003226 pyrazolyl group Chemical group 0.000 description 3
- 125000004076 pyridyl group Chemical group 0.000 description 3
- 230000009467 reduction Effects 0.000 description 3
- 238000006722 reduction reaction Methods 0.000 description 3
- 239000012453 solvate Substances 0.000 description 3
- 238000002560 therapeutic procedure Methods 0.000 description 3
- 125000000335 thiazolyl group Chemical group 0.000 description 3
- 239000012049 topical pharmaceutical composition Substances 0.000 description 3
- 241000701161 unidentified adenovirus Species 0.000 description 3
- 241001529453 unidentified herpesvirus Species 0.000 description 3
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 3
- KWGRBVOPPLSCSI-WPRPVWTQSA-N (-)-ephedrine Chemical compound CN[C@@H](C)[C@H](O)C1=CC=CC=C1 KWGRBVOPPLSCSI-WPRPVWTQSA-N 0.000 description 2
- BMBPZBYNCFYWOI-UHFFFAOYSA-N (2-amino-8-chloro-[1,2,4]triazolo[1,5-a]pyridin-6-yl)methanol Chemical compound NC1=NN2C(C(=CC(=C2)CO)Cl)=N1 BMBPZBYNCFYWOI-UHFFFAOYSA-N 0.000 description 2
- RGJQUYPNYKSPOY-UHFFFAOYSA-N (2-amino-[1,2,4]triazolo[1,5-a]pyridin-7-yl)methanol Chemical compound C1=C(CO)C=CN2N=C(N)N=C21 RGJQUYPNYKSPOY-UHFFFAOYSA-N 0.000 description 2
- CGADLZGUKWILLU-UHFFFAOYSA-N (2-bromo-8-chloro-[1,2,4]triazolo[1,5-a]pyridin-6-yl)methanol Chemical compound BrC1=NN2C(C(=CC(=C2)CO)Cl)=N1 CGADLZGUKWILLU-UHFFFAOYSA-N 0.000 description 2
- KUVQOTWOCLFWGK-UHFFFAOYSA-N (2-bromo-[1,2,4]triazolo[1,5-a]pyridin-7-yl)methanol Chemical compound BrC1=NN2C(C=C(C=C2)CO)=N1 KUVQOTWOCLFWGK-UHFFFAOYSA-N 0.000 description 2
- BICLPSLKDLKMSL-UHFFFAOYSA-N (2-bromoimidazo[1,2-a]pyridin-6-yl)methanol Chemical compound BrC=1N=C2N(C=C(C=C2)CO)C=1 BICLPSLKDLKMSL-UHFFFAOYSA-N 0.000 description 2
- XPCBMRGRJRYECT-UHFFFAOYSA-N (2-bromoindolizin-7-yl)methanol Chemical compound BrC=1C=C2C=C(C=CN2C=1)CO XPCBMRGRJRYECT-UHFFFAOYSA-N 0.000 description 2
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 2
- LBNWYNIGDUWAOQ-UHFFFAOYSA-N 1-(3-bromo-2-methylphenyl)ethanone Chemical compound CC(=O)C1=CC=CC(Br)=C1C LBNWYNIGDUWAOQ-UHFFFAOYSA-N 0.000 description 2
- AYMZGPJUPSMXIN-UHFFFAOYSA-N 1-(3-methyl-4-phenylphenyl)ethanone Chemical compound CC1=CC(C(=O)C)=CC=C1C1=CC=CC=C1 AYMZGPJUPSMXIN-UHFFFAOYSA-N 0.000 description 2
- VBICKXHEKHSIBG-UHFFFAOYSA-N 1-monostearoylglycerol Chemical compound CCCCCCCCCCCCCCCCCC(=O)OCC(O)CO VBICKXHEKHSIBG-UHFFFAOYSA-N 0.000 description 2
- 102000010400 1-phosphatidylinositol-3-kinase activity proteins Human genes 0.000 description 2
- WADYDGOVYUFWJO-UHFFFAOYSA-N 2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrazine-6-carbaldehyde Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(N=C2)C=O)C=1)C1=CC=CC=C1 WADYDGOVYUFWJO-UHFFFAOYSA-N 0.000 description 2
- ORSLTTGYKYBLAH-UHFFFAOYSA-N 2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrazine-6-carbonitrile Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(N=C2)C#N)C=1)C1=CC=CC=C1 ORSLTTGYKYBLAH-UHFFFAOYSA-N 0.000 description 2
- NVAHDEVXQDSZEM-UHFFFAOYSA-N 2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrimidine-6-carbaldehyde Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(C=N2)C=O)C=1)C1=CC=CC=C1 NVAHDEVXQDSZEM-UHFFFAOYSA-N 0.000 description 2
- OKVIFHVURHXTSE-UHFFFAOYSA-N 2-(2-methyl-3-phenylphenyl)imidazo[1,2-b]pyridazine-6-carbaldehyde Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=C2)C=O)C=1)C1=CC=CC=C1 OKVIFHVURHXTSE-UHFFFAOYSA-N 0.000 description 2
- XJEJNHNJWBNPEN-UHFFFAOYSA-N 2-bromo-6-(2,3-dihydro-1,4-benzodioxin-6-yl)benzonitrile Chemical compound BrC1=C(C#N)C(=CC=C1)C1=CC2=C(OCCO2)C=C1 XJEJNHNJWBNPEN-UHFFFAOYSA-N 0.000 description 2
- CNHFYPYUESCPPL-UHFFFAOYSA-N 2-bromoimidazo[1,2-a]pyridine-6-carbaldehyde Chemical compound BrC=1N=C2N(C=C(C=C2)C=O)C=1 CNHFYPYUESCPPL-UHFFFAOYSA-N 0.000 description 2
- LASNLCUXSIXXSJ-UHFFFAOYSA-N 2-bromoindolizine-7-carbaldehyde Chemical compound BrC=1C=C2C=C(C=CN2C=1)C=O LASNLCUXSIXXSJ-UHFFFAOYSA-N 0.000 description 2
- GVMMDWWYMZMTQI-UHFFFAOYSA-N 2-ethenyl-6-(2-methyl-3-phenylphenyl)imidazo[1,2-b][1,2,4]triazine Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=N2)C=C)C=1)C1=CC=CC=C1 GVMMDWWYMZMTQI-UHFFFAOYSA-N 0.000 description 2
- NSPMIYGKQJPBQR-UHFFFAOYSA-N 4H-1,2,4-triazole Chemical compound C=1N=CNN=1 NSPMIYGKQJPBQR-UHFFFAOYSA-N 0.000 description 2
- WWNKDLCOISUEBO-UHFFFAOYSA-N 5-(1,3-dioxolan-2-yl)pyrimidin-2-amine Chemical compound O1C(OCC1)C=1C=NC(=NC=1)N WWNKDLCOISUEBO-UHFFFAOYSA-N 0.000 description 2
- VXCUGLKQXLPHKI-UHFFFAOYSA-N 5-bromo-3-chloropyridin-2-amine Chemical compound NC1=NC=C(Br)C=C1Cl VXCUGLKQXLPHKI-UHFFFAOYSA-N 0.000 description 2
- VKSSSVLCAGQOCR-UHFFFAOYSA-N 6-(1,3-dioxolan-2-yl)-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrimidine Chemical compound O1C(OCC1)C=1C=NC=2N(C=1)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C VKSSSVLCAGQOCR-UHFFFAOYSA-N 0.000 description 2
- CKSYEDZQDVNAOP-UHFFFAOYSA-N 6-(2-methyl-3-phenylphenyl)imidazo[1,2-b][1,2,4]triazine-2-carbaldehyde Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=N2)C=O)C=1)C1=CC=CC=C1 CKSYEDZQDVNAOP-UHFFFAOYSA-N 0.000 description 2
- WIBIPFPOGMLYJQ-UHFFFAOYSA-N 6-bromo-1,2,4-triazin-3-amine Chemical compound NC1=NC=C(Br)N=N1 WIBIPFPOGMLYJQ-UHFFFAOYSA-N 0.000 description 2
- QCHKJMNEAFVVHR-UHFFFAOYSA-N 6-bromo-8-chloro-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridine Chemical compound BrC=1C=C(C=2N(C=1)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)Cl QCHKJMNEAFVVHR-UHFFFAOYSA-N 0.000 description 2
- OZFCVCNJAVIECZ-UHFFFAOYSA-N 6-bromo-8-methyl-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridine Chemical compound BrC=1C=C(C=2N(C=1)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)C OZFCVCNJAVIECZ-UHFFFAOYSA-N 0.000 description 2
- RMBRWVXCINMXOM-UHFFFAOYSA-N 6-bromopyrrolo[1,2-c]pyrimidine-3-carbaldehyde Chemical compound BrC=1C=C2N(C=NC(=C2)C=O)C=1 RMBRWVXCINMXOM-UHFFFAOYSA-N 0.000 description 2
- QTICDUBOKZFMAC-UHFFFAOYSA-N 6-ethenyl-1,2,4-triazin-3-amine Chemical compound C(=C)C1=CN=C(N=N1)N QTICDUBOKZFMAC-UHFFFAOYSA-N 0.000 description 2
- GUIVUHHORIPPJO-UHFFFAOYSA-N 6-ethenyl-8-methyl-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridine Chemical compound CC=1C=2N(C=C(C=1)C=C)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C GUIVUHHORIPPJO-UHFFFAOYSA-N 0.000 description 2
- 125000004939 6-pyridyl group Chemical group N1=CC=CC=C1* 0.000 description 2
- QEWXGCUGCNEYRV-UHFFFAOYSA-N 7-chloro-2-iodo-5-methyl-[1,2,4]triazolo[1,5-c]pyrimidine Chemical compound ClC1=CC=2N(C(=N1)C)N=C(N=2)I QEWXGCUGCNEYRV-UHFFFAOYSA-N 0.000 description 2
- IPKPQJQCVHGFOT-UHFFFAOYSA-N 7-ethenyl-5-methyl-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-c]pyrimidine Chemical compound CC1=NC(=CC=2N1N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)C=C IPKPQJQCVHGFOT-UHFFFAOYSA-N 0.000 description 2
- FMUQGQBBVKKBBV-UHFFFAOYSA-N 8-chloro-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridine-6-carbaldehyde Chemical compound ClC=1C=2N(C=C(C=1)C=O)N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C FMUQGQBBVKKBBV-UHFFFAOYSA-N 0.000 description 2
- WKJIXHSZENUCHM-UHFFFAOYSA-N 8-chloro-6-ethenyl-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridine Chemical compound ClC=1C=2N(C=C(C=1)C=C)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C WKJIXHSZENUCHM-UHFFFAOYSA-N 0.000 description 2
- GKTCTBUOKWANSJ-UHFFFAOYSA-N 8-methyl-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridine-6-carbaldehyde Chemical compound CC=1C=2N(C=C(C=1)C=O)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C GKTCTBUOKWANSJ-UHFFFAOYSA-N 0.000 description 2
- 241000235389 Absidia Species 0.000 description 2
- 241000224424 Acanthamoeba sp. Species 0.000 description 2
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 2
- 208000006400 Arbovirus Encephalitis Diseases 0.000 description 2
- 241000228212 Aspergillus Species 0.000 description 2
- 102100029822 B- and T-lymphocyte attenuator Human genes 0.000 description 2
- 241000223848 Babesia microti Species 0.000 description 2
- 241000193738 Bacillus anthracis Species 0.000 description 2
- 101000840545 Bacillus thuringiensis L-isoleucine-4-hydroxylase Proteins 0.000 description 2
- 241000894006 Bacteria Species 0.000 description 2
- 241001235572 Balantioides coli Species 0.000 description 2
- 241000228405 Blastomyces dermatitidis Species 0.000 description 2
- 208000003508 Botulism Diseases 0.000 description 2
- 238000006443 Buchwald-Hartwig cross coupling reaction Methods 0.000 description 2
- COVZYZSDYWQREU-UHFFFAOYSA-N Busulfan Chemical compound CS(=O)(=O)OCCCCOS(C)(=O)=O COVZYZSDYWQREU-UHFFFAOYSA-N 0.000 description 2
- 102100027207 CD27 antigen Human genes 0.000 description 2
- 102100038078 CD276 antigen Human genes 0.000 description 2
- 101710185679 CD276 antigen Proteins 0.000 description 2
- 101150013553 CD40 gene Proteins 0.000 description 2
- 241000222120 Candida <Saccharomycetales> Species 0.000 description 2
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 2
- ZEOWTGPWHLSLOG-UHFFFAOYSA-N Cc1ccc(cc1-c1ccc2c(n[nH]c2c1)-c1cnn(c1)C1CC1)C(=O)Nc1cccc(c1)C(F)(F)F Chemical compound Cc1ccc(cc1-c1ccc2c(n[nH]c2c1)-c1cnn(c1)C1CC1)C(=O)Nc1cccc(c1)C(F)(F)F ZEOWTGPWHLSLOG-UHFFFAOYSA-N 0.000 description 2
- 241000606161 Chlamydia Species 0.000 description 2
- 206010008631 Cholera Diseases 0.000 description 2
- 241000223205 Coccidioides immitis Species 0.000 description 2
- 241000709687 Coxsackievirus Species 0.000 description 2
- 201000007336 Cryptococcosis Diseases 0.000 description 2
- 241000221204 Cryptococcus neoformans Species 0.000 description 2
- 241000295636 Cryptosporidium sp. Species 0.000 description 2
- 241000725619 Dengue virus Species 0.000 description 2
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical compound [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 description 2
- 241001115402 Ebolavirus Species 0.000 description 2
- 241001466953 Echovirus Species 0.000 description 2
- 241000224432 Entamoeba histolytica Species 0.000 description 2
- 241000709661 Enterovirus Species 0.000 description 2
- 241000991587 Enterovirus C Species 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- 102100023593 Fibroblast growth factor receptor 1 Human genes 0.000 description 2
- 101710182386 Fibroblast growth factor receptor 1 Proteins 0.000 description 2
- 102100023600 Fibroblast growth factor receptor 2 Human genes 0.000 description 2
- 101710182389 Fibroblast growth factor receptor 2 Proteins 0.000 description 2
- 102100027842 Fibroblast growth factor receptor 3 Human genes 0.000 description 2
- 101710182396 Fibroblast growth factor receptor 3 Proteins 0.000 description 2
- 102100027844 Fibroblast growth factor receptor 4 Human genes 0.000 description 2
- 241000710831 Flavivirus Species 0.000 description 2
- 102100039619 Granulocyte colony-stimulating factor Human genes 0.000 description 2
- 102100034458 Hepatitis A virus cellular receptor 2 Human genes 0.000 description 2
- 208000005176 Hepatitis C Diseases 0.000 description 2
- 208000037262 Hepatitis delta Diseases 0.000 description 2
- 241000228404 Histoplasma capsulatum Species 0.000 description 2
- 241000282412 Homo Species 0.000 description 2
- 101000864344 Homo sapiens B- and T-lymphocyte attenuator Proteins 0.000 description 2
- 101000914511 Homo sapiens CD27 antigen Proteins 0.000 description 2
- 101000917134 Homo sapiens Fibroblast growth factor receptor 4 Proteins 0.000 description 2
- 101001068133 Homo sapiens Hepatitis A virus cellular receptor 2 Proteins 0.000 description 2
- 101001037256 Homo sapiens Indoleamine 2,3-dioxygenase 1 Proteins 0.000 description 2
- 101000914514 Homo sapiens T-cell-specific surface glycoprotein CD28 Proteins 0.000 description 2
- 101000914484 Homo sapiens T-lymphocyte activation antigen CD80 Proteins 0.000 description 2
- 101000997835 Homo sapiens Tyrosine-protein kinase JAK1 Proteins 0.000 description 2
- 241000598436 Human T-cell lymphotropic virus Species 0.000 description 2
- 241000700588 Human alphaherpesvirus 1 Species 0.000 description 2
- 241000701024 Human betaherpesvirus 5 Species 0.000 description 2
- 241000701044 Human gammaherpesvirus 4 Species 0.000 description 2
- 241000725303 Human immunodeficiency virus Species 0.000 description 2
- XQFRJNBWHJMXHO-RRKCRQDMSA-N IDUR Chemical compound C1[C@H](O)[C@@H](CO)O[C@H]1N1C(=O)NC(=O)C(I)=C1 XQFRJNBWHJMXHO-RRKCRQDMSA-N 0.000 description 2
- 229940076838 Immune checkpoint inhibitor Drugs 0.000 description 2
- 102100040061 Indoleamine 2,3-dioxygenase 1 Human genes 0.000 description 2
- 102000037984 Inhibitory immune checkpoint proteins Human genes 0.000 description 2
- 108091008026 Inhibitory immune checkpoint proteins Proteins 0.000 description 2
- 102000014150 Interferons Human genes 0.000 description 2
- 108010050904 Interferons Proteins 0.000 description 2
- 102000042838 JAK family Human genes 0.000 description 2
- 108091082332 JAK family Proteins 0.000 description 2
- 241000701460 JC polyomavirus Species 0.000 description 2
- 241000588748 Klebsiella Species 0.000 description 2
- OUYCCCASQSFEME-QMMMGPOBSA-N L-tyrosine Chemical compound OC(=O)[C@@H](N)CC1=CC=C(O)C=C1 OUYCCCASQSFEME-QMMMGPOBSA-N 0.000 description 2
- 239000002144 L01XE18 - Ruxolitinib Substances 0.000 description 2
- 241001245510 Lambia <signal fly> Species 0.000 description 2
- 241000589248 Legionella Species 0.000 description 2
- 208000007764 Legionnaires' Disease Diseases 0.000 description 2
- 241000222727 Leishmania donovani Species 0.000 description 2
- 206010024238 Leptospirosis Diseases 0.000 description 2
- 208000016604 Lyme disease Diseases 0.000 description 2
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 2
- 241000235395 Mucor Species 0.000 description 2
- 241000235388 Mucorales Species 0.000 description 2
- 241000711386 Mumps virus Species 0.000 description 2
- 241000699670 Mus sp. Species 0.000 description 2
- NWIBSHFKIJFRCO-WUDYKRTCSA-N Mytomycin Chemical compound C1N2C(C(C(C)=C(N)C3=O)=O)=C3[C@@H](COC(N)=O)[C@@]2(OC)[C@@H]2[C@H]1N2 NWIBSHFKIJFRCO-WUDYKRTCSA-N 0.000 description 2
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 2
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 2
- JRNVZBWKYDBUCA-UHFFFAOYSA-N N-chlorosuccinimide Chemical compound ClN1C(=O)CCC1=O JRNVZBWKYDBUCA-UHFFFAOYSA-N 0.000 description 2
- 241000224438 Naegleria fowleri Species 0.000 description 2
- 238000006411 Negishi coupling reaction Methods 0.000 description 2
- 241001126259 Nippostrongylus brasiliensis Species 0.000 description 2
- 102000004473 OX40 Ligand Human genes 0.000 description 2
- 108010042215 OX40 Ligand Proteins 0.000 description 2
- 108091007960 PI3Ks Proteins 0.000 description 2
- 241001631646 Papillomaviridae Species 0.000 description 2
- 241000526686 Paracoccidioides brasiliensis Species 0.000 description 2
- 208000037581 Persistent Infection Diseases 0.000 description 2
- 102100036052 Phosphatidylinositol 4,5-bisphosphate 3-kinase catalytic subunit gamma isoform Human genes 0.000 description 2
- 101710096503 Phosphatidylinositol 4,5-bisphosphate 3-kinase catalytic subunit gamma isoform Proteins 0.000 description 2
- 206010035148 Plague Diseases 0.000 description 2
- 241000223810 Plasmodium vivax Species 0.000 description 2
- 241000233872 Pneumocystis carinii Species 0.000 description 2
- 229940079156 Proteasome inhibitor Drugs 0.000 description 2
- 241000588769 Proteus <enterobacteria> Species 0.000 description 2
- 241000125945 Protoparvovirus Species 0.000 description 2
- 241000589516 Pseudomonas Species 0.000 description 2
- 241000711798 Rabies lyssavirus Species 0.000 description 2
- 241000725643 Respiratory syncytial virus Species 0.000 description 2
- 241000606651 Rickettsiales Species 0.000 description 2
- 241000702670 Rotavirus Species 0.000 description 2
- 241000710799 Rubella virus Species 0.000 description 2
- 241000315672 SARS coronavirus Species 0.000 description 2
- 101001037255 Saccharomyces cerevisiae (strain ATCC 204508 / S288c) Indoleamine 2,3-dioxygenase Proteins 0.000 description 2
- 241000607142 Salmonella Species 0.000 description 2
- 241000607720 Serratia Species 0.000 description 2
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 2
- 241001149962 Sporothrix Species 0.000 description 2
- 241000295644 Staphylococcaceae Species 0.000 description 2
- 238000006619 Stille reaction Methods 0.000 description 2
- 101100215487 Sus scrofa ADRA2A gene Proteins 0.000 description 2
- 230000006044 T cell activation Effects 0.000 description 2
- 230000005867 T cell response Effects 0.000 description 2
- 102100027213 T-cell-specific surface glycoprotein CD28 Human genes 0.000 description 2
- 102100027222 T-lymphocyte activation antigen CD80 Human genes 0.000 description 2
- NKANXQFJJICGDU-QPLCGJKRSA-N Tamoxifen Chemical compound C=1C=CC=CC=1C(/CC)=C(C=1C=CC(OCCN(C)C)=CC=1)/C1=CC=CC=C1 NKANXQFJJICGDU-QPLCGJKRSA-N 0.000 description 2
- BPEGJWRSRHCHSN-UHFFFAOYSA-N Temozolomide Chemical compound O=C1N(C)N=NC2=C(C(N)=O)N=CN21 BPEGJWRSRHCHSN-UHFFFAOYSA-N 0.000 description 2
- 206010043376 Tetanus Diseases 0.000 description 2
- 241000223996 Toxoplasma Species 0.000 description 2
- YZCKVEUIGOORGS-NJFSPNSNSA-N Tritium Chemical compound [3H] YZCKVEUIGOORGS-NJFSPNSNSA-N 0.000 description 2
- 241000223105 Trypanosoma brucei Species 0.000 description 2
- 241000223109 Trypanosoma cruzi Species 0.000 description 2
- 102100040245 Tumor necrosis factor receptor superfamily member 5 Human genes 0.000 description 2
- 102100033438 Tyrosine-protein kinase JAK1 Human genes 0.000 description 2
- 108010079206 V-Set Domain-Containing T-Cell Activation Inhibitor 1 Proteins 0.000 description 2
- 102100038929 V-set domain-containing T-cell activation inhibitor 1 Human genes 0.000 description 2
- 241000700618 Vaccinia virus Species 0.000 description 2
- 108010053099 Vascular Endothelial Growth Factor Receptor-2 Proteins 0.000 description 2
- 241000607479 Yersinia pestis Species 0.000 description 2
- QYWPXPJPXVAKQI-UHFFFAOYSA-N [2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-6-yl]methanol Chemical compound CC1=C(C=CC=C1C1=NN2C(C=CC(=C2)CO)=N1)C1=CC=CC=C1 QYWPXPJPXVAKQI-UHFFFAOYSA-N 0.000 description 2
- PQMZQEUXGVWPNG-UHFFFAOYSA-N [2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyrazin-6-yl]methanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(C=C(N=C2)CO)C=1)C1=CC=CC=C1 PQMZQEUXGVWPNG-UHFFFAOYSA-N 0.000 description 2
- BDEGOOBLCLSRNC-UHFFFAOYSA-N [2-(2-methyl-3-phenylphenyl)imidazo[1,2-b]pyridazin-6-yl]methanol Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=C2)CO)C=1)C1=CC=CC=C1 BDEGOOBLCLSRNC-UHFFFAOYSA-N 0.000 description 2
- SYGYCQJWHHJCNX-UHFFFAOYSA-N [8-chloro-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-6-yl]methanol Chemical compound ClC=1C=2N(C=C(C=1)CO)N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C SYGYCQJWHHJCNX-UHFFFAOYSA-N 0.000 description 2
- RJURFGZVJUQBHK-UHFFFAOYSA-N actinomycin D Natural products CC1OC(=O)C(C(C)C)N(C)C(=O)CN(C)C(=O)C2CCCN2C(=O)C(C(C)C)NC(=O)C1NC(=O)C1=C(N)C(=O)C(C)=C2OC(C(C)=CC=C3C(=O)NC4C(=O)NC(C(N5CCCC5C(=O)N(C)CC(=O)N(C)C(C(C)C)C(=O)OC4C)=O)C(C)C)=C3N=C21 RJURFGZVJUQBHK-UHFFFAOYSA-N 0.000 description 2
- 150000001335 aliphatic alkanes Chemical class 0.000 description 2
- 229940100198 alkylating agent Drugs 0.000 description 2
- 239000002168 alkylating agent Substances 0.000 description 2
- 235000011114 ammonium hydroxide Nutrition 0.000 description 2
- 238000010171 animal model Methods 0.000 description 2
- 238000013459 approach Methods 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 125000002029 aromatic hydrocarbon group Chemical group 0.000 description 2
- XRWSZZJLZRKHHD-WVWIJVSJSA-N asunaprevir Chemical compound O=C([C@@H]1C[C@H](CN1C(=O)[C@@H](NC(=O)OC(C)(C)C)C(C)(C)C)OC1=NC=C(C2=CC=C(Cl)C=C21)OC)N[C@]1(C(=O)NS(=O)(=O)C2CC2)C[C@H]1C=C XRWSZZJLZRKHHD-WVWIJVSJSA-N 0.000 description 2
- 210000003719 b-lymphocyte Anatomy 0.000 description 2
- 230000001580 bacterial effect Effects 0.000 description 2
- 208000007456 balantidiasis Diseases 0.000 description 2
- 229950000971 baricitinib Drugs 0.000 description 2
- XUZMWHLSFXCVMG-UHFFFAOYSA-N baricitinib Chemical compound C1N(S(=O)(=O)CC)CC1(CC#N)N1N=CC(C=2C=3C=CNC=3N=CN=2)=C1 XUZMWHLSFXCVMG-UHFFFAOYSA-N 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- 125000005605 benzo group Chemical group 0.000 description 2
- 230000031018 biological processes and functions Effects 0.000 description 2
- 230000033228 biological regulation Effects 0.000 description 2
- 125000005621 boronate group Chemical class 0.000 description 2
- ZADPBFCGQRWHPN-UHFFFAOYSA-N boronic acid Chemical compound OBO ZADPBFCGQRWHPN-UHFFFAOYSA-N 0.000 description 2
- 230000031709 bromination Effects 0.000 description 2
- 238000005893 bromination reaction Methods 0.000 description 2
- 239000000872 buffer Substances 0.000 description 2
- 239000007853 buffer solution Substances 0.000 description 2
- 229960002092 busulfan Drugs 0.000 description 2
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 2
- 229910000024 caesium carbonate Inorganic materials 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- 150000001720 carbohydrates Chemical class 0.000 description 2
- 235000014633 carbohydrates Nutrition 0.000 description 2
- 239000011203 carbon fibre reinforced carbon Substances 0.000 description 2
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 2
- 125000003636 chemical group Chemical group 0.000 description 2
- 238000002512 chemotherapy Methods 0.000 description 2
- RSLSVURFMXHEEU-UHFFFAOYSA-M chloropalladium(1+);dicyclohexyl-[3-[2,4,6-tri(propan-2-yl)phenyl]phenyl]phosphane;2-phenylaniline Chemical compound [Pd+]Cl.NC1=CC=CC=C1C1=CC=CC=[C-]1.CC(C)C1=CC(C(C)C)=CC(C(C)C)=C1C1=CC=CC(P(C2CCCCC2)C2CCCCC2)=C1 RSLSVURFMXHEEU-UHFFFAOYSA-M 0.000 description 2
- 229940125961 compound 24 Drugs 0.000 description 2
- 239000000470 constituent Substances 0.000 description 2
- 239000003246 corticosteroid Substances 0.000 description 2
- 230000000139 costimulatory effect Effects 0.000 description 2
- 239000006071 cream Substances 0.000 description 2
- 125000004093 cyano group Chemical group *C#N 0.000 description 2
- 230000003111 delayed effect Effects 0.000 description 2
- 238000010511 deprotection reaction Methods 0.000 description 2
- 125000004431 deuterium atom Chemical group 0.000 description 2
- 238000011161 development Methods 0.000 description 2
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 2
- 229960003957 dexamethasone Drugs 0.000 description 2
- ZUOUZKKEUPVFJK-UHFFFAOYSA-N diphenyl Chemical class C1=CC=CC=C1C1=CC=CC=C1 ZUOUZKKEUPVFJK-UHFFFAOYSA-N 0.000 description 2
- 206010013023 diphtheria Diseases 0.000 description 2
- 208000037765 diseases and disorders Diseases 0.000 description 2
- 231100000673 dose–response relationship Toxicity 0.000 description 2
- 229940079593 drug Drugs 0.000 description 2
- 239000012636 effector Substances 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 229940007078 entamoeba histolytica Drugs 0.000 description 2
- 239000002702 enteric coating Substances 0.000 description 2
- 229940088598 enzyme Drugs 0.000 description 2
- UKTSOOWSNFMTBN-UHFFFAOYSA-N ethyl 2-bromoindolizine-7-carboxylate Chemical compound C1=C(C(=O)OCC)C=CN2C=C(Br)C=C21 UKTSOOWSNFMTBN-UHFFFAOYSA-N 0.000 description 2
- PQVSTLUFSYVLTO-UHFFFAOYSA-N ethyl n-ethoxycarbonylcarbamate Chemical compound CCOC(=O)NC(=O)OCC PQVSTLUFSYVLTO-UHFFFAOYSA-N 0.000 description 2
- 125000001153 fluoro group Chemical group F* 0.000 description 2
- 238000010575 fractional recrystallization Methods 0.000 description 2
- 230000002538 fungal effect Effects 0.000 description 2
- 244000053095 fungal pathogen Species 0.000 description 2
- 125000002541 furyl group Chemical group 0.000 description 2
- 108020001507 fusion proteins Proteins 0.000 description 2
- 102000037865 fusion proteins Human genes 0.000 description 2
- 239000000499 gel Substances 0.000 description 2
- 238000011194 good manufacturing practice Methods 0.000 description 2
- 229910052736 halogen Inorganic materials 0.000 description 2
- 150000002367 halogens Chemical class 0.000 description 2
- 208000005252 hepatitis A Diseases 0.000 description 2
- 208000002672 hepatitis B Diseases 0.000 description 2
- BXWNKGSJHAJOGX-UHFFFAOYSA-N hexadecan-1-ol Chemical compound CCCCCCCCCCCCCCCCO BXWNKGSJHAJOGX-UHFFFAOYSA-N 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 150000004677 hydrates Chemical class 0.000 description 2
- 229940031702 hydroxypropyl methylcellulose 2208 Drugs 0.000 description 2
- 125000002883 imidazolyl group Chemical group 0.000 description 2
- 210000000987 immune system Anatomy 0.000 description 2
- 239000012274 immune-checkpoint protein inhibitor Substances 0.000 description 2
- 230000036039 immunity Effects 0.000 description 2
- 238000001727 in vivo Methods 0.000 description 2
- 238000001802 infusion Methods 0.000 description 2
- 239000000543 intermediate Substances 0.000 description 2
- 230000003834 intracellular effect Effects 0.000 description 2
- 238000001990 intravenous administration Methods 0.000 description 2
- 229960005386 ipilimumab Drugs 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 2
- 229940040692 lithium hydroxide monohydrate Drugs 0.000 description 2
- GLXDVVHUTZTUQK-UHFFFAOYSA-M lithium hydroxide monohydrate Substances [Li+].O.[OH-] GLXDVVHUTZTUQK-UHFFFAOYSA-M 0.000 description 2
- 210000002540 macrophage Anatomy 0.000 description 2
- 235000019359 magnesium stearate Nutrition 0.000 description 2
- 238000004519 manufacturing process Methods 0.000 description 2
- 230000001404 mediated effect Effects 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- GEWYEMIMHAPAPA-UHFFFAOYSA-N methyl 2-(2-methyl-3-phenylphenyl)imidazo[1,2-b]pyridazine-6-carboxylate Chemical compound CC1=C(C=CC=C1C=1N=C2N(N=C(C=C2)C(=O)OC)C=1)C1=CC=CC=C1 GEWYEMIMHAPAPA-UHFFFAOYSA-N 0.000 description 2
- GSJSEKQHYSMYEF-UHFFFAOYSA-N methyl 2-amino-[1,2,4]triazolo[1,5-a]pyridine-6-carboxylate Chemical compound C1=C(C(=O)OC)C=CC2=NC(N)=NN21 GSJSEKQHYSMYEF-UHFFFAOYSA-N 0.000 description 2
- HRKNVEBXWJDVFK-UHFFFAOYSA-N methyl 2-bromo-[1,2,4]triazolo[1,5-a]pyridine-6-carboxylate Chemical compound BrC1=NN2C(C=CC(=C2)C(=O)OC)=N1 HRKNVEBXWJDVFK-UHFFFAOYSA-N 0.000 description 2
- UVTBEJGKSJOOIF-UHFFFAOYSA-N methyl 6-aminopyridazine-3-carboxylate Chemical compound COC(=O)C1=CC=C(N)N=N1 UVTBEJGKSJOOIF-UHFFFAOYSA-N 0.000 description 2
- 238000003801 milling Methods 0.000 description 2
- 150000007522 mineralic acids Chemical class 0.000 description 2
- 125000001624 naphthyl group Chemical group 0.000 description 2
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 2
- 231100000252 nontoxic Toxicity 0.000 description 2
- 230000003000 nontoxic effect Effects 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 235000019198 oils Nutrition 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 150000002894 organic compounds Chemical class 0.000 description 2
- 239000003960 organic solvent Substances 0.000 description 2
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 2
- 125000002971 oxazolyl group Chemical group 0.000 description 2
- KJIFKLIQANRMOU-UHFFFAOYSA-N oxidanium;4-methylbenzenesulfonate Chemical compound O.CC1=CC=C(S(O)(=O)=O)C=C1 KJIFKLIQANRMOU-UHFFFAOYSA-N 0.000 description 2
- LXNAVEXFUKBNMK-UHFFFAOYSA-N palladium(II) acetate Substances [Pd].CC(O)=O.CC(O)=O LXNAVEXFUKBNMK-UHFFFAOYSA-N 0.000 description 2
- 244000045947 parasite Species 0.000 description 2
- 230000001717 pathogenic effect Effects 0.000 description 2
- 239000008177 pharmaceutical agent Substances 0.000 description 2
- 229940124531 pharmaceutical excipient Drugs 0.000 description 2
- HXITXNWTGFUOAU-UHFFFAOYSA-N phenylboronic acid Chemical compound OB(O)C1=CC=CC=C1 HXITXNWTGFUOAU-UHFFFAOYSA-N 0.000 description 2
- 125000003386 piperidinyl group Chemical group 0.000 description 2
- 229960000688 pomalidomide Drugs 0.000 description 2
- UVSMNLNDYGZFPF-UHFFFAOYSA-N pomalidomide Chemical compound O=C1C=2C(N)=CC=CC=2C(=O)N1C1CCC(=O)NC1=O UVSMNLNDYGZFPF-UHFFFAOYSA-N 0.000 description 2
- 235000011056 potassium acetate Nutrition 0.000 description 2
- 229910000027 potassium carbonate Inorganic materials 0.000 description 2
- 239000003207 proteasome inhibitor Substances 0.000 description 2
- 125000003373 pyrazinyl group Chemical group 0.000 description 2
- 125000002098 pyridazinyl group Chemical group 0.000 description 2
- 125000000714 pyrimidinyl group Chemical group 0.000 description 2
- 125000000168 pyrrolyl group Chemical group 0.000 description 2
- 108091006082 receptor inhibitors Proteins 0.000 description 2
- 230000000306 recurrent effect Effects 0.000 description 2
- HFNKQEVNSGCOJV-OAHLLOKOSA-N ruxolitinib Chemical compound C1([C@@H](CC#N)N2N=CC(=C2)C=2C=3C=CNC=3N=CN=2)CCCC1 HFNKQEVNSGCOJV-OAHLLOKOSA-N 0.000 description 2
- 229960000215 ruxolitinib Drugs 0.000 description 2
- 238000007423 screening assay Methods 0.000 description 2
- 238000000926 separation method Methods 0.000 description 2
- 239000000377 silicon dioxide Substances 0.000 description 2
- 235000012239 silicon dioxide Nutrition 0.000 description 2
- 235000011006 sodium potassium tartrate Nutrition 0.000 description 2
- 235000010265 sodium sulphite Nutrition 0.000 description 2
- MFRIHAYPQRLWNB-UHFFFAOYSA-N sodium tert-butoxide Chemical compound [Na+].CC(C)(C)[O-] MFRIHAYPQRLWNB-UHFFFAOYSA-N 0.000 description 2
- 239000008247 solid mixture Substances 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 238000003756 stirring Methods 0.000 description 2
- 239000000829 suppository Substances 0.000 description 2
- 208000024891 symptom Diseases 0.000 description 2
- 238000010189 synthetic method Methods 0.000 description 2
- 239000006188 syrup Substances 0.000 description 2
- 235000020357 syrup Nutrition 0.000 description 2
- 230000009885 systemic effect Effects 0.000 description 2
- 229960004964 temozolomide Drugs 0.000 description 2
- CXWXQJXEFPUFDZ-UHFFFAOYSA-N tetralin Chemical compound C1=CC=C2CCCCC2=C1 CXWXQJXEFPUFDZ-UHFFFAOYSA-N 0.000 description 2
- 238000004809 thin layer chromatography Methods 0.000 description 2
- 125000002813 thiocarbonyl group Chemical group *C(*)=S 0.000 description 2
- 238000011200 topical administration Methods 0.000 description 2
- 231100000419 toxicity Toxicity 0.000 description 2
- 230000001988 toxicity Effects 0.000 description 2
- 229960000575 trastuzumab Drugs 0.000 description 2
- 229910052722 tritium Inorganic materials 0.000 description 2
- 230000004614 tumor growth Effects 0.000 description 2
- OUYCCCASQSFEME-UHFFFAOYSA-N tyrosine Natural products OC(=O)C(N)CC1=CC=C(O)C=C1 OUYCCCASQSFEME-UHFFFAOYSA-N 0.000 description 2
- 238000002255 vaccination Methods 0.000 description 2
- 230000003612 virological effect Effects 0.000 description 2
- BMKDZUISNHGIBY-ZETCQYMHSA-N (+)-dexrazoxane Chemical compound C([C@H](C)N1CC(=O)NC(=O)C1)N1CC(=O)NC(=O)C1 BMKDZUISNHGIBY-ZETCQYMHSA-N 0.000 description 1
- XYLPKCDRAAYATL-OAHLLOKOSA-N (11S)-7-(3,5-dimethyl-1,2-oxazol-4-yl)-11-pyridin-2-yl-9-oxa-1,3-diazatricyclo[6.3.1.04,12]dodeca-4(12),5,7-trien-2-one Chemical compound CC1=NOC(C)=C1C1=CC=C2C3=C1OC[C@H](C=1N=CC=CC=1)N3C(=O)N2 XYLPKCDRAAYATL-OAHLLOKOSA-N 0.000 description 1
- FMCGSUUBYTWNDP-ONGXEEELSA-N (1R,2S)-2-(dimethylamino)-1-phenyl-1-propanol Chemical compound CN(C)[C@@H](C)[C@H](O)C1=CC=CC=C1 FMCGSUUBYTWNDP-ONGXEEELSA-N 0.000 description 1
- ZRJJXXDQIQFZBW-UHFFFAOYSA-N (2-aminopyridin-4-yl)methanol Chemical compound NC1=CC(CO)=CC=N1 ZRJJXXDQIQFZBW-UHFFFAOYSA-N 0.000 description 1
- QBYIENPQHBMVBV-HFEGYEGKSA-N (2R)-2-hydroxy-2-phenylacetic acid Chemical compound O[C@@H](C(O)=O)c1ccccc1.O[C@@H](C(O)=O)c1ccccc1 QBYIENPQHBMVBV-HFEGYEGKSA-N 0.000 description 1
- DNISEZBAYYIQFB-PHDIDXHHSA-N (2r,3r)-2,3-diacetyloxybutanedioic acid Chemical compound CC(=O)O[C@@H](C(O)=O)[C@H](C(O)=O)OC(C)=O DNISEZBAYYIQFB-PHDIDXHHSA-N 0.000 description 1
- VEEGZPWAAPPXRB-BJMVGYQFSA-N (3e)-3-(1h-imidazol-5-ylmethylidene)-1h-indol-2-one Chemical compound O=C1NC2=CC=CC=C2\C1=C/C1=CN=CN1 VEEGZPWAAPPXRB-BJMVGYQFSA-N 0.000 description 1
- YPBKTZBXSBLTDK-PKNBQFBNSA-N (3e)-3-[(3-bromo-4-fluoroanilino)-nitrosomethylidene]-4-[2-(sulfamoylamino)ethylamino]-1,2,5-oxadiazole Chemical compound NS(=O)(=O)NCCNC1=NON\C1=C(N=O)/NC1=CC=C(F)C(Br)=C1 YPBKTZBXSBLTDK-PKNBQFBNSA-N 0.000 description 1
- OMJKFYKNWZZKTK-POHAHGRESA-N (5z)-5-(dimethylaminohydrazinylidene)imidazole-4-carboxamide Chemical compound CN(C)N\N=C1/N=CN=C1C(N)=O OMJKFYKNWZZKTK-POHAHGRESA-N 0.000 description 1
- GWHHLIXHBJDKJJ-UHFFFAOYSA-N (6-amino-5-chloropyridin-3-yl)methanol Chemical compound NC1=NC=C(CO)C=C1Cl GWHHLIXHBJDKJJ-UHFFFAOYSA-N 0.000 description 1
- FPVKHBSQESCIEP-UHFFFAOYSA-N (8S)-3-(2-deoxy-beta-D-erythro-pentofuranosyl)-3,6,7,8-tetrahydroimidazo[4,5-d][1,3]diazepin-8-ol Natural products C1C(O)C(CO)OC1N1C(NC=NCC2O)=C2N=C1 FPVKHBSQESCIEP-UHFFFAOYSA-N 0.000 description 1
- 125000000171 (C1-C6) haloalkyl group Chemical group 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- XGQXULJHBWKUJY-LYIKAWCPSA-N (z)-but-2-enedioic acid;n-[2-(diethylamino)ethyl]-5-[(z)-(5-fluoro-2-oxo-1h-indol-3-ylidene)methyl]-2,4-dimethyl-1h-pyrrole-3-carboxamide Chemical compound OC(=O)\C=C/C(O)=O.CCN(CC)CCNC(=O)C1=C(C)NC(\C=C/2C3=CC(F)=CC=C3NC\2=O)=C1C XGQXULJHBWKUJY-LYIKAWCPSA-N 0.000 description 1
- BATRWCBAPRELSJ-UHFFFAOYSA-N 1,1'-biphenyl methanesulfonic acid Chemical group C1(=CC=CC=C1)C1=CC=CC=C1.CS(=O)(=O)O BATRWCBAPRELSJ-UHFFFAOYSA-N 0.000 description 1
- 125000004607 1,2,3,4-tetrahydroquinolinyl group Chemical group N1(CCCC2=CC=CC=C12)* 0.000 description 1
- 125000004502 1,2,3-oxadiazolyl group Chemical group 0.000 description 1
- 125000004511 1,2,3-thiadiazolyl group Chemical group 0.000 description 1
- 125000001399 1,2,3-triazolyl group Chemical group N1N=NC(=C1)* 0.000 description 1
- 125000004504 1,2,4-oxadiazolyl group Chemical group 0.000 description 1
- 125000004514 1,2,4-thiadiazolyl group Chemical group 0.000 description 1
- MJIWQHRXSLOUJN-UHFFFAOYSA-N 1,2,4-triazin-3-amine Chemical compound NC1=NC=CN=N1 MJIWQHRXSLOUJN-UHFFFAOYSA-N 0.000 description 1
- 125000001376 1,2,4-triazolyl group Chemical group N1N=C(N=C1)* 0.000 description 1
- 125000001781 1,3,4-oxadiazolyl group Chemical group 0.000 description 1
- 125000004520 1,3,4-thiadiazolyl group Chemical group 0.000 description 1
- HJTAZXHBEBIQQX-UHFFFAOYSA-N 1,5-bis(chloromethyl)naphthalene Chemical compound C1=CC=C2C(CCl)=CC=CC2=C1CCl HJTAZXHBEBIQQX-UHFFFAOYSA-N 0.000 description 1
- WBPWDDPSYSUQJA-VQTJNVASSA-N 1-[[4-(methoxymethyl)-4-[[[(1R,2S)-2-phenylcyclopropyl]amino]methyl]piperidin-1-yl]methyl]cyclobutane-1-carboxylic acid Chemical compound COCC1(CCN(CC1)CC1(CCC1)C(=O)O)CN[C@H]1[C@@H](C1)C1=CC=CC=C1 WBPWDDPSYSUQJA-VQTJNVASSA-N 0.000 description 1
- JNXJARJANRFDKX-UHFFFAOYSA-N 1-chloro-2-methyl-3-phenylbenzene Chemical group CC1=C(Cl)C=CC=C1C1=CC=CC=C1 JNXJARJANRFDKX-UHFFFAOYSA-N 0.000 description 1
- KKVYYGGCHJGEFJ-UHFFFAOYSA-N 1-n-(4-chlorophenyl)-6-methyl-5-n-[3-(7h-purin-6-yl)pyridin-2-yl]isoquinoline-1,5-diamine Chemical compound N=1C=CC2=C(NC=3C(=CC=CN=3)C=3C=4N=CNC=4N=CN=3)C(C)=CC=C2C=1NC1=CC=C(Cl)C=C1 KKVYYGGCHJGEFJ-UHFFFAOYSA-N 0.000 description 1
- RQEUFEKYXDPUSK-UHFFFAOYSA-N 1-phenylethylamine Chemical compound CC(N)C1=CC=CC=C1 RQEUFEKYXDPUSK-UHFFFAOYSA-N 0.000 description 1
- QWENRTYMTSOGBR-UHFFFAOYSA-N 1H-1,2,3-Triazole Chemical compound C=1C=NNN=1 QWENRTYMTSOGBR-UHFFFAOYSA-N 0.000 description 1
- RAXXELZNTBOGNW-UHFFFAOYSA-N 1H-imidazole Chemical compound C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 1
- YBYIRNPNPLQARY-UHFFFAOYSA-N 1H-indene Natural products C1=CC=C2CC=CC2=C1 YBYIRNPNPLQARY-UHFFFAOYSA-N 0.000 description 1
- SQDUGGGBJXULJR-UHFFFAOYSA-N 2,3-dihydro-1,4-benzodioxin-6-ylboronic acid Chemical compound O1CCOC2=CC(B(O)O)=CC=C21 SQDUGGGBJXULJR-UHFFFAOYSA-N 0.000 description 1
- SSNMISUJOQAFRR-UHFFFAOYSA-N 2,6-naphthyridine Chemical compound N1=CC=C2C=NC=CC2=C1 SSNMISUJOQAFRR-UHFFFAOYSA-N 0.000 description 1
- UEJJHQNACJXSKW-UHFFFAOYSA-N 2-(2,6-dioxopiperidin-3-yl)-1H-isoindole-1,3(2H)-dione Chemical compound O=C1C2=CC=CC=C2C(=O)N1C1CCC(=O)NC1=O UEJJHQNACJXSKW-UHFFFAOYSA-N 0.000 description 1
- DLVHCIHESHCVNN-UHFFFAOYSA-N 2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridine-6-carbaldehyde Chemical compound CC1=C(C=CC=C1C1=NN2C(C=CC(=C2)C=O)=N1)C1=CC=CC=C1 DLVHCIHESHCVNN-UHFFFAOYSA-N 0.000 description 1
- RCOCXSIEAGWBNN-UHFFFAOYSA-N 2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridine-7-carbaldehyde Chemical compound CC1=C(C=CC=C1C1=NN2C(C=C(C=C2)C=O)=N1)C1=CC=CC=C1 RCOCXSIEAGWBNN-UHFFFAOYSA-N 0.000 description 1
- UZYQSNQJLWTICD-UHFFFAOYSA-N 2-(n-benzoylanilino)-2,2-dinitroacetic acid Chemical compound C=1C=CC=CC=1N(C(C(=O)O)([N+]([O-])=O)[N+]([O-])=O)C(=O)C1=CC=CC=C1 UZYQSNQJLWTICD-UHFFFAOYSA-N 0.000 description 1
- BBQXASJMXZLMJS-UHFFFAOYSA-N 2-[(2-bromoimidazo[1,2-a]pyridin-6-yl)methylamino]ethanol Chemical compound BrC=1N=C2N(C=C(C=C2)CNCCO)C=1 BBQXASJMXZLMJS-UHFFFAOYSA-N 0.000 description 1
- QXLQZLBNPTZMRK-UHFFFAOYSA-N 2-[(dimethylamino)methyl]-1-(2,4-dimethylphenyl)prop-2-en-1-one Chemical compound CN(C)CC(=C)C(=O)C1=CC=C(C)C=C1C QXLQZLBNPTZMRK-UHFFFAOYSA-N 0.000 description 1
- KTBSXLIQKWEBRB-UHFFFAOYSA-N 2-[1-[1-[3-fluoro-2-(trifluoromethyl)pyridine-4-carbonyl]piperidin-4-yl]-3-[4-(7h-pyrrolo[2,3-d]pyrimidin-4-yl)pyrazol-1-yl]azetidin-3-yl]acetonitrile Chemical compound C1=CN=C(C(F)(F)F)C(F)=C1C(=O)N1CCC(N2CC(CC#N)(C2)N2N=CC(=C2)C=2C=3C=CNC=3N=CN=2)CC1 KTBSXLIQKWEBRB-UHFFFAOYSA-N 0.000 description 1
- RULDHHMNJXAYGW-UHFFFAOYSA-N 2-[4-(2-aminoethyl)phenoxy]-n,n-diethylacetamide Chemical compound CCN(CC)C(=O)COC1=CC=C(CCN)C=C1 RULDHHMNJXAYGW-UHFFFAOYSA-N 0.000 description 1
- RTQWWZBSTRGEAV-PKHIMPSTSA-N 2-[[(2s)-2-[bis(carboxymethyl)amino]-3-[4-(methylcarbamoylamino)phenyl]propyl]-[2-[bis(carboxymethyl)amino]propyl]amino]acetic acid Chemical compound CNC(=O)NC1=CC=C(C[C@@H](CN(CC(C)N(CC(O)=O)CC(O)=O)CC(O)=O)N(CC(O)=O)CC(O)=O)C=C1 RTQWWZBSTRGEAV-PKHIMPSTSA-N 0.000 description 1
- IJXJGQCXFSSHNL-UHFFFAOYSA-N 2-amino-2-phenylethanol Chemical compound OCC(N)C1=CC=CC=C1 IJXJGQCXFSSHNL-UHFFFAOYSA-N 0.000 description 1
- TVTJUIAKQFIXCE-HUKYDQBMSA-N 2-amino-9-[(2R,3S,4S,5R)-4-fluoro-3-hydroxy-5-(hydroxymethyl)oxolan-2-yl]-7-prop-2-ynyl-1H-purine-6,8-dione Chemical compound NC=1NC(C=2N(C(N(C=2N=1)[C@@H]1O[C@@H]([C@H]([C@H]1O)F)CO)=O)CC#C)=O TVTJUIAKQFIXCE-HUKYDQBMSA-N 0.000 description 1
- DPOYRRAYGKTRAU-UHFFFAOYSA-N 2-aminopyrimidine-5-carbaldehyde Chemical compound NC1=NC=C(C=O)C=N1 DPOYRRAYGKTRAU-UHFFFAOYSA-N 0.000 description 1
- KMGUEILFFWDGFV-UHFFFAOYSA-N 2-benzoyl-2-benzoyloxy-3-hydroxybutanedioic acid Chemical compound C=1C=CC=CC=1C(=O)C(C(C(O)=O)O)(C(O)=O)OC(=O)C1=CC=CC=C1 KMGUEILFFWDGFV-UHFFFAOYSA-N 0.000 description 1
- LXIBANSYVFWOAR-UHFFFAOYSA-N 2-bromo-6-iodobenzonitrile Chemical compound BrC1=CC=CC(I)=C1C#N LXIBANSYVFWOAR-UHFFFAOYSA-N 0.000 description 1
- ASUDFOJKTJLAIK-UHFFFAOYSA-N 2-methoxyethanamine Chemical compound COCCN ASUDFOJKTJLAIK-UHFFFAOYSA-N 0.000 description 1
- 125000004493 2-methylbut-1-yl group Chemical group CC(C*)CC 0.000 description 1
- 125000004105 2-pyridyl group Chemical group N1=C([*])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- VHMICKWLTGFITH-UHFFFAOYSA-N 2H-isoindole Chemical compound C1=CC=CC2=CNC=C21 VHMICKWLTGFITH-UHFFFAOYSA-N 0.000 description 1
- HCDMJFOHIXMBOV-UHFFFAOYSA-N 3-(2,6-difluoro-3,5-dimethoxyphenyl)-1-ethyl-8-(morpholin-4-ylmethyl)-4,7-dihydropyrrolo[4,5]pyrido[1,2-d]pyrimidin-2-one Chemical compound C=1C2=C3N(CC)C(=O)N(C=4C(=C(OC)C=C(OC)C=4F)F)CC3=CN=C2NC=1CN1CCOCC1 HCDMJFOHIXMBOV-UHFFFAOYSA-N 0.000 description 1
- LKKMLIBUAXYLOY-UHFFFAOYSA-N 3-Amino-1-methyl-5H-pyrido[4,3-b]indole Chemical compound N1C2=CC=CC=C2C2=C1C=C(N)N=C2C LKKMLIBUAXYLOY-UHFFFAOYSA-N 0.000 description 1
- LXCICYRNWIGDQA-UHFFFAOYSA-N 4-(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)-1,2-oxazole Chemical compound O1C(C)(C)C(C)(C)OB1C1=CON=C1 LXCICYRNWIGDQA-UHFFFAOYSA-N 0.000 description 1
- RFQYNGQAZZSGFM-UHFFFAOYSA-N 4-bromo-1h-pyrrole-2-carbaldehyde Chemical compound BrC1=CNC(C=O)=C1 RFQYNGQAZZSGFM-UHFFFAOYSA-N 0.000 description 1
- 102100022464 5'-nucleotidase Human genes 0.000 description 1
- IDPUKCWIGUEADI-UHFFFAOYSA-N 5-[bis(2-chloroethyl)amino]uracil Chemical compound ClCCN(CCCl)C1=CNC(=O)NC1=O IDPUKCWIGUEADI-UHFFFAOYSA-N 0.000 description 1
- VYANAPRTDDQFJY-UHFFFAOYSA-N 5-aminopyrazine-2-carbonitrile Chemical compound NC1=CN=C(C#N)C=N1 VYANAPRTDDQFJY-UHFFFAOYSA-N 0.000 description 1
- XAUDJQYHKZQPEU-KVQBGUIXSA-N 5-aza-2'-deoxycytidine Chemical compound O=C1N=C(N)N=CN1[C@@H]1O[C@H](CO)[C@@H](O)C1 XAUDJQYHKZQPEU-KVQBGUIXSA-N 0.000 description 1
- NMUSYJAQQFHJEW-KVTDHHQDSA-N 5-azacytidine Chemical compound O=C1N=C(N)N=CN1[C@H]1[C@H](O)[C@H](O)[C@@H](CO)O1 NMUSYJAQQFHJEW-KVTDHHQDSA-N 0.000 description 1
- KBLGGRWUEVCNPY-UHFFFAOYSA-N 5-bromo-3-methylpyridin-2-amine Chemical compound CC1=CC(Br)=CN=C1N KBLGGRWUEVCNPY-UHFFFAOYSA-N 0.000 description 1
- WGOLHUGPTDEKCF-UHFFFAOYSA-N 5-bromopyridin-2-amine Chemical compound NC1=CC=C(Br)C=N1 WGOLHUGPTDEKCF-UHFFFAOYSA-N 0.000 description 1
- 125000006163 5-membered heteroaryl group Chemical group 0.000 description 1
- IFXRIWBIVNZHMZ-UHFFFAOYSA-N 5-methyl-2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-c]pyrimidine-7-carbaldehyde Chemical compound CC1=NC(=CC=2N1N=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C)C=O IFXRIWBIVNZHMZ-UHFFFAOYSA-N 0.000 description 1
- WYWHKKSPHMUBEB-UHFFFAOYSA-N 6-Mercaptoguanine Natural products N1C(N)=NC(=S)C2=C1N=CN2 WYWHKKSPHMUBEB-UHFFFAOYSA-N 0.000 description 1
- SSAYHQQUDKQNAC-UHFFFAOYSA-N 6-chloro-2-methylpyrimidin-4-amine Chemical compound CC1=NC(N)=CC(Cl)=N1 SSAYHQQUDKQNAC-UHFFFAOYSA-N 0.000 description 1
- VVIAGPKUTFNRDU-UHFFFAOYSA-N 6S-folinic acid Natural products C1NC=2NC(N)=NC(=O)C=2N(C=O)C1CNC1=CC=C(C(=O)NC(CCC(O)=O)C(O)=O)C=C1 VVIAGPKUTFNRDU-UHFFFAOYSA-N 0.000 description 1
- STQGQHZAVUOBTE-UHFFFAOYSA-N 7-Cyan-hept-2t-en-4,6-diinsaeure Natural products C1=2C(O)=C3C(=O)C=4C(OC)=CC=CC=4C(=O)C3=C(O)C=2CC(O)(C(C)=O)CC1OC1CC(N)C(O)C(C)O1 STQGQHZAVUOBTE-UHFFFAOYSA-N 0.000 description 1
- PVVGAAGHRHUIBR-UHFFFAOYSA-N 7-chloro-5-methyl-[1,2,4]triazolo[1,5-c]pyrimidin-2-amine Chemical compound NC=1N=C2N(C(=NC(=C2)Cl)C)N1 PVVGAAGHRHUIBR-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- FTXQTAJUBUMGPQ-UHFFFAOYSA-N 8-chloro-2-(2-methyl-3-phenylphenyl)imidazo[1,2-a]pyridine-6-carbaldehyde Chemical compound ClC=1C=2N(C=C(C=1)C=O)C=C(N=2)C=1C(=C(C=CC=1)C1=CC=CC=C1)C FTXQTAJUBUMGPQ-UHFFFAOYSA-N 0.000 description 1
- SHGAZHPCJJPHSC-ZVCIMWCZSA-N 9-cis-retinoic acid Chemical compound OC(=O)/C=C(\C)/C=C/C=C(/C)\C=C\C1=C(C)CCCC1(C)C SHGAZHPCJJPHSC-ZVCIMWCZSA-N 0.000 description 1
- 101150107888 AKT2 gene Proteins 0.000 description 1
- 244000215068 Acacia senegal Species 0.000 description 1
- 235000006491 Acacia senegal Nutrition 0.000 description 1
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical class CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 1
- 208000014697 Acute lymphocytic leukaemia Diseases 0.000 description 1
- 101150051155 Akt3 gene Proteins 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 102000004452 Arginase Human genes 0.000 description 1
- 108700024123 Arginases Proteins 0.000 description 1
- BFYIZQONLCFLEV-DAELLWKTSA-N Aromasine Chemical compound O=C1C=C[C@]2(C)[C@H]3CC[C@](C)(C(CC4)=O)[C@@H]4[C@@H]3CC(=C)C2=C1 BFYIZQONLCFLEV-DAELLWKTSA-N 0.000 description 1
- 108010024976 Asparaginase Proteins 0.000 description 1
- 102000015790 Asparaginase Human genes 0.000 description 1
- 241000416162 Astragalus gummifer Species 0.000 description 1
- 108091008875 B cell receptors Proteins 0.000 description 1
- MLDQJTXFUGDVEO-UHFFFAOYSA-N BAY-43-9006 Chemical compound C1=NC(C(=O)NC)=CC(OC=2C=CC(NC(=O)NC=3C=C(C(Cl)=CC=3)C(F)(F)F)=CC=2)=C1 MLDQJTXFUGDVEO-UHFFFAOYSA-N 0.000 description 1
- 102100035080 BDNF/NT-3 growth factors receptor Human genes 0.000 description 1
- 229940125565 BMS-986016 Drugs 0.000 description 1
- 108010006654 Bleomycin Proteins 0.000 description 1
- 241000283690 Bos taurus Species 0.000 description 1
- 206010006143 Brain stem glioma Diseases 0.000 description 1
- 239000012388 BrettPhos 3rd generation precatalyst Substances 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- 102000001805 Bromodomains Human genes 0.000 description 1
- 108050009021 Bromodomains Proteins 0.000 description 1
- 101100381481 Caenorhabditis elegans baz-2 gene Proteins 0.000 description 1
- 101100450129 Caenorhabditis elegans hal-3 gene Proteins 0.000 description 1
- 241000282472 Canis lupus familiaris Species 0.000 description 1
- GAGWJHPBXLXJQN-UORFTKCHSA-N Capecitabine Chemical compound C1=C(F)C(NC(=O)OCCCCC)=NC(=O)N1[C@H]1[C@H](O)[C@H](O)[C@@H](C)O1 GAGWJHPBXLXJQN-UORFTKCHSA-N 0.000 description 1
- GAGWJHPBXLXJQN-UHFFFAOYSA-N Capecitabine Natural products C1=C(F)C(NC(=O)OCCCCC)=NC(=O)N1C1C(O)C(O)C(C)O1 GAGWJHPBXLXJQN-UHFFFAOYSA-N 0.000 description 1
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 1
- DLGOEMSEDOSKAD-UHFFFAOYSA-N Carmustine Chemical compound ClCCNC(=O)N(N=O)CCCl DLGOEMSEDOSKAD-UHFFFAOYSA-N 0.000 description 1
- 102000000844 Cell Surface Receptors Human genes 0.000 description 1
- 108010001857 Cell Surface Receptors Proteins 0.000 description 1
- 206010007953 Central nervous system lymphoma Diseases 0.000 description 1
- JWBOIMRXGHLCPP-UHFFFAOYSA-N Chloditan Chemical compound C=1C=CC=C(Cl)C=1C(C(Cl)Cl)C1=CC=C(Cl)C=C1 JWBOIMRXGHLCPP-UHFFFAOYSA-N 0.000 description 1
- 208000010833 Chronic myeloid leukaemia Diseases 0.000 description 1
- PTOAARAWEBMLNO-KVQBGUIXSA-N Cladribine Chemical compound C1=NC=2C(N)=NC(Cl)=NC=2N1[C@H]1C[C@H](O)[C@@H](CO)O1 PTOAARAWEBMLNO-KVQBGUIXSA-N 0.000 description 1
- 125000006605 Cn-m alkenyl group Chemical group 0.000 description 1
- 206010056370 Congestive cardiomyopathy Diseases 0.000 description 1
- 229910021589 Copper(I) bromide Inorganic materials 0.000 description 1
- 229910021595 Copper(I) iodide Inorganic materials 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- UHDGCWIWMRVCDJ-CCXZUQQUSA-N Cytarabine Chemical compound O=C1N=C(N)C=CN1[C@H]1[C@@H](O)[C@H](O)[C@@H](CO)O1 UHDGCWIWMRVCDJ-CCXZUQQUSA-N 0.000 description 1
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- FBPFZTCFMRRESA-JGWLITMVSA-N D-glucitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-JGWLITMVSA-N 0.000 description 1
- 108010092160 Dactinomycin Proteins 0.000 description 1
- 101100481408 Danio rerio tie2 gene Proteins 0.000 description 1
- ZBNZXTGUTAYRHI-UHFFFAOYSA-N Dasatinib Chemical compound C=1C(N2CCN(CCO)CC2)=NC(C)=NC=1NC(S1)=NC=C1C(=O)NC1=C(C)C=CC=C1Cl ZBNZXTGUTAYRHI-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 201000010046 Dilated cardiomyopathy Diseases 0.000 description 1
- 206010059866 Drug resistance Diseases 0.000 description 1
- 108010055196 EphA2 Receptor Proteins 0.000 description 1
- 108010055191 EphA3 Receptor Proteins 0.000 description 1
- 108010055334 EphB2 Receptor Proteins 0.000 description 1
- 102100030322 Ephrin type-A receptor 1 Human genes 0.000 description 1
- 102100030340 Ephrin type-A receptor 2 Human genes 0.000 description 1
- 102100030324 Ephrin type-A receptor 3 Human genes 0.000 description 1
- 102100031968 Ephrin type-B receptor 2 Human genes 0.000 description 1
- 102100031983 Ephrin type-B receptor 4 Human genes 0.000 description 1
- 241000283086 Equidae Species 0.000 description 1
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 1
- 229910052693 Europium Inorganic materials 0.000 description 1
- 108091008794 FGF receptors Proteins 0.000 description 1
- 101150009958 FLT4 gene Proteins 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- 108010029961 Filgrastim Proteins 0.000 description 1
- GHASVSINZRGABV-UHFFFAOYSA-N Fluorouracil Chemical compound FC1=CNC(=O)NC1=O GHASVSINZRGABV-UHFFFAOYSA-N 0.000 description 1
- VWUXBMIQPBEWFH-WCCTWKNTSA-N Fulvestrant Chemical compound OC1=CC=C2[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3[C@H](CCCCCCCCCS(=O)CCCC(F)(F)C(F)(F)F)CC2=C1 VWUXBMIQPBEWFH-WCCTWKNTSA-N 0.000 description 1
- 201000003741 Gastrointestinal carcinoma Diseases 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- 206010018364 Glomerulonephritis Diseases 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 108010069236 Goserelin Proteins 0.000 description 1
- 108010017080 Granulocyte Colony-Stimulating Factor Proteins 0.000 description 1
- 229920000084 Gum arabic Polymers 0.000 description 1
- 102000002812 Heat-Shock Proteins Human genes 0.000 description 1
- 108010004889 Heat-Shock Proteins Proteins 0.000 description 1
- 102100035108 High affinity nerve growth factor receptor Human genes 0.000 description 1
- 101000678236 Homo sapiens 5'-nucleotidase Proteins 0.000 description 1
- 101000596896 Homo sapiens BDNF/NT-3 growth factors receptor Proteins 0.000 description 1
- 101000938354 Homo sapiens Ephrin type-A receptor 1 Proteins 0.000 description 1
- 101000596894 Homo sapiens High affinity nerve growth factor receptor Proteins 0.000 description 1
- 101001055145 Homo sapiens Interleukin-2 receptor subunit beta Proteins 0.000 description 1
- 101000868279 Homo sapiens Leukocyte surface antigen CD47 Proteins 0.000 description 1
- 101001138062 Homo sapiens Leukocyte-associated immunoglobulin-like receptor 1 Proteins 0.000 description 1
- 101000916644 Homo sapiens Macrophage colony-stimulating factor 1 receptor Proteins 0.000 description 1
- 101001012157 Homo sapiens Receptor tyrosine-protein kinase erbB-2 Proteins 0.000 description 1
- 101000932478 Homo sapiens Receptor-type tyrosine-protein kinase FLT3 Proteins 0.000 description 1
- 101000831007 Homo sapiens T-cell immunoreceptor with Ig and ITIM domains Proteins 0.000 description 1
- 101000596234 Homo sapiens T-cell surface protein tactile Proteins 0.000 description 1
- 101000997832 Homo sapiens Tyrosine-protein kinase JAK2 Proteins 0.000 description 1
- 101000666896 Homo sapiens V-type immunoglobulin domain-containing suppressor of T-cell activation Proteins 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 1
- 239000004354 Hydroxyethyl cellulose Substances 0.000 description 1
- 229920000663 Hydroxyethyl cellulose Polymers 0.000 description 1
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 1
- 238000004566 IR spectroscopy Methods 0.000 description 1
- XDXDZDZNSLXDNA-TZNDIEGXSA-N Idarubicin Chemical compound C1[C@H](N)[C@H](O)[C@H](C)O[C@H]1O[C@@H]1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2C[C@@](O)(C(C)=O)C1 XDXDZDZNSLXDNA-TZNDIEGXSA-N 0.000 description 1
- XDXDZDZNSLXDNA-UHFFFAOYSA-N Idarubicin Natural products C1C(N)C(O)C(C)OC1OC1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2CC(O)(C(C)=O)C1 XDXDZDZNSLXDNA-UHFFFAOYSA-N 0.000 description 1
- 108060003951 Immunoglobulin Proteins 0.000 description 1
- 102100026879 Interleukin-2 receptor subunit beta Human genes 0.000 description 1
- 229940122245 Janus kinase inhibitor Drugs 0.000 description 1
- 102000002698 KIR Receptors Human genes 0.000 description 1
- 108010043610 KIR Receptors Proteins 0.000 description 1
- FBOZXECLQNJBKD-ZDUSSCGKSA-N L-methotrexate Chemical compound C=1N=C2N=C(N)N=C(N)C2=NC=1CN(C)C1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 FBOZXECLQNJBKD-ZDUSSCGKSA-N 0.000 description 1
- 239000005411 L01XE02 - Gefitinib Substances 0.000 description 1
- 239000002147 L01XE04 - Sunitinib Substances 0.000 description 1
- 239000005511 L01XE05 - Sorafenib Substances 0.000 description 1
- 239000002067 L01XE06 - Dasatinib Substances 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- 241000222722 Leishmania <genus> Species 0.000 description 1
- 102100032913 Leukocyte surface antigen CD47 Human genes 0.000 description 1
- 102100020943 Leukocyte-associated immunoglobulin-like receptor 1 Human genes 0.000 description 1
- 108010000817 Leuprolide Proteins 0.000 description 1
- HLFSDGLLUJUHTE-SNVBAGLBSA-N Levamisole Chemical compound C1([C@H]2CN3CCSC3=N2)=CC=CC=C1 HLFSDGLLUJUHTE-SNVBAGLBSA-N 0.000 description 1
- 229910010084 LiAlH4 Inorganic materials 0.000 description 1
- 239000012448 Lithium borohydride Substances 0.000 description 1
- GQYIWUVLTXOXAJ-UHFFFAOYSA-N Lomustine Chemical compound ClCCN(N=O)C(=O)NC1CCCCC1 GQYIWUVLTXOXAJ-UHFFFAOYSA-N 0.000 description 1
- 241000712899 Lymphocytic choriomeningitis mammarenavirus Species 0.000 description 1
- 229940123628 Lysine (K)-specific demethylase 1A inhibitor Drugs 0.000 description 1
- 102000001291 MAP Kinase Kinase Kinase Human genes 0.000 description 1
- 102000043136 MAP kinase family Human genes 0.000 description 1
- 108091054455 MAP kinase family Proteins 0.000 description 1
- 108060006687 MAP kinase kinase kinase Proteins 0.000 description 1
- 102100028198 Macrophage colony-stimulating factor 1 receptor Human genes 0.000 description 1
- 208000032271 Malignant tumor of penis Diseases 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- 102000007557 Melanoma-Specific Antigens Human genes 0.000 description 1
- 108010071463 Melanoma-Specific Antigens Proteins 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- 229920003091 Methocel™ Polymers 0.000 description 1
- 229920003094 Methocel™ K4M Polymers 0.000 description 1
- QXKHYNVANLEOEG-UHFFFAOYSA-N Methoxsalen Chemical compound C1=CC(=O)OC2=C1C=C1C=COC1=C2OC QXKHYNVANLEOEG-UHFFFAOYSA-N 0.000 description 1
- 241000237852 Mollusca Species 0.000 description 1
- 101100381978 Mus musculus Braf gene Proteins 0.000 description 1
- 101100481410 Mus musculus Tek gene Proteins 0.000 description 1
- 208000033761 Myelogenous Chronic BCR-ABL Positive Leukemia Diseases 0.000 description 1
- FMCGSUUBYTWNDP-UHFFFAOYSA-N N-Methylephedrine Natural products CN(C)C(C)C(O)C1=CC=CC=C1 FMCGSUUBYTWNDP-UHFFFAOYSA-N 0.000 description 1
- ZDZOTLJHXYCWBA-VCVYQWHSSA-N N-debenzoyl-N-(tert-butoxycarbonyl)-10-deacetyltaxol Chemical compound O([C@H]1[C@H]2[C@@](C([C@H](O)C3=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)OC(C)(C)C)C=4C=CC=CC=4)C[C@]1(O)C3(C)C)=O)(C)[C@@H](O)C[C@H]1OC[C@]12OC(=O)C)C(=O)C1=CC=CC=C1 ZDZOTLJHXYCWBA-VCVYQWHSSA-N 0.000 description 1
- OPKOKAMJFNKNAS-UHFFFAOYSA-N N-methylethanolamine Chemical compound CNCCO OPKOKAMJFNKNAS-UHFFFAOYSA-N 0.000 description 1
- 125000000815 N-oxide group Chemical group 0.000 description 1
- 150000001204 N-oxides Chemical class 0.000 description 1
- 102000003945 NF-kappa B Human genes 0.000 description 1
- 108010057466 NF-kappa B Proteins 0.000 description 1
- 238000005481 NMR spectroscopy Methods 0.000 description 1
- 102100029166 NT-3 growth factor receptor Human genes 0.000 description 1
- 101150117329 NTRK3 gene Proteins 0.000 description 1
- 102000007607 Non-Receptor Type 11 Protein Tyrosine Phosphatase Human genes 0.000 description 1
- 108010032107 Non-Receptor Type 11 Protein Tyrosine Phosphatase Proteins 0.000 description 1
- 102000002001 Non-Receptor Type 6 Protein Tyrosine Phosphatase Human genes 0.000 description 1
- 108010015793 Non-Receptor Type 6 Protein Tyrosine Phosphatase Proteins 0.000 description 1
- YOBOZLFFIIJCKU-UHFFFAOYSA-N O1CCOC2=C1C=CC(=C2)C1=C(C#N)C(=CC=C1)B1OC(C(O1)(C)C)(C)C Chemical compound O1CCOC2=C1C=CC(=C2)C1=C(C#N)C(=CC=C1)B1OC(C(O1)(C)C)(C)C YOBOZLFFIIJCKU-UHFFFAOYSA-N 0.000 description 1
- YGACXVRLDHEXKY-WXRXAMBDSA-N O[C@H](C[C@H]1c2c(cccc2F)-c2cncn12)[C@H]1CC[C@H](O)CC1 Chemical compound O[C@H](C[C@H]1c2c(cccc2F)-c2cncn12)[C@H]1CC[C@H](O)CC1 YGACXVRLDHEXKY-WXRXAMBDSA-N 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 239000012270 PD-1 inhibitor Substances 0.000 description 1
- 239000012668 PD-1-inhibitor Substances 0.000 description 1
- 239000012271 PD-L1 inhibitor Substances 0.000 description 1
- 229940124780 PI3K delta inhibitor Drugs 0.000 description 1
- 229930012538 Paclitaxel Natural products 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 206010034299 Penile cancer Diseases 0.000 description 1
- OAICVXFJPJFONN-UHFFFAOYSA-N Phosphorus Chemical compound [P] OAICVXFJPJFONN-UHFFFAOYSA-N 0.000 description 1
- 102000014750 Phosphorylase Kinase Human genes 0.000 description 1
- 108010064071 Phosphorylase Kinase Proteins 0.000 description 1
- 108091000080 Phosphotransferase Proteins 0.000 description 1
- 239000004698 Polyethylene Substances 0.000 description 1
- 229920001213 Polysorbate 20 Polymers 0.000 description 1
- 239000004793 Polystyrene Substances 0.000 description 1
- 208000006664 Precursor Cell Lymphoblastic Leukemia-Lymphoma Diseases 0.000 description 1
- 241000288906 Primates Species 0.000 description 1
- 241000589517 Pseudomonas aeruginosa Species 0.000 description 1
- 201000004681 Psoriasis Diseases 0.000 description 1
- WTKZEGDFNFYCGP-UHFFFAOYSA-N Pyrazole Chemical compound C=1C=NNC=1 WTKZEGDFNFYCGP-UHFFFAOYSA-N 0.000 description 1
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical group C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 1
- IWYDHOAUDWTVEP-UHFFFAOYSA-N R-2-phenyl-2-hydroxyacetic acid Natural products OC(=O)C(O)C1=CC=CC=C1 IWYDHOAUDWTVEP-UHFFFAOYSA-N 0.000 description 1
- 241000700159 Rattus Species 0.000 description 1
- 101100372762 Rattus norvegicus Flt1 gene Proteins 0.000 description 1
- 102100030086 Receptor tyrosine-protein kinase erbB-2 Human genes 0.000 description 1
- 101710100969 Receptor tyrosine-protein kinase erbB-3 Proteins 0.000 description 1
- 102100029986 Receptor tyrosine-protein kinase erbB-3 Human genes 0.000 description 1
- 102100029981 Receptor tyrosine-protein kinase erbB-4 Human genes 0.000 description 1
- 101710100963 Receptor tyrosine-protein kinase erbB-4 Proteins 0.000 description 1
- 102100020718 Receptor-type tyrosine-protein kinase FLT3 Human genes 0.000 description 1
- 102000007056 Recombinant Fusion Proteins Human genes 0.000 description 1
- 108010008281 Recombinant Fusion Proteins Proteins 0.000 description 1
- 241000283984 Rodentia Species 0.000 description 1
- 102100023085 Serine/threonine-protein kinase mTOR Human genes 0.000 description 1
- 229920001800 Shellac Polymers 0.000 description 1
- 241000700584 Simplexvirus Species 0.000 description 1
- 241000191967 Staphylococcus aureus Species 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- 241000282887 Suidae Species 0.000 description 1
- UCKMPCXJQFINFW-UHFFFAOYSA-N Sulphide Chemical compound [S-2] UCKMPCXJQFINFW-UHFFFAOYSA-N 0.000 description 1
- 102100024834 T-cell immunoreceptor with Ig and ITIM domains Human genes 0.000 description 1
- 102100035268 T-cell surface protein tactile Human genes 0.000 description 1
- 108091005729 TAM receptors Proteins 0.000 description 1
- 108010065917 TOR Serine-Threonine Kinases Proteins 0.000 description 1
- NAVMQTYZDKMPEU-UHFFFAOYSA-N Targretin Chemical compound CC1=CC(C(CCC2(C)C)(C)C)=C2C=C1C(=C)C1=CC=C(C(O)=O)C=C1 NAVMQTYZDKMPEU-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- FOCVUCIESVLUNU-UHFFFAOYSA-N Thiotepa Chemical compound C1CN1P(N1CC1)(=S)N1CC1 FOCVUCIESVLUNU-UHFFFAOYSA-N 0.000 description 1
- 229920001615 Tragacanth Polymers 0.000 description 1
- 102100040653 Tryptophan 2,3-dioxygenase Human genes 0.000 description 1
- 102100039094 Tyrosinase Human genes 0.000 description 1
- 108060008724 Tyrosinase Proteins 0.000 description 1
- 102100033444 Tyrosine-protein kinase JAK2 Human genes 0.000 description 1
- 102100038282 V-type immunoglobulin domain-containing suppressor of T-cell activation Human genes 0.000 description 1
- 108091008605 VEGF receptors Proteins 0.000 description 1
- 102000016663 Vascular Endothelial Growth Factor Receptor-3 Human genes 0.000 description 1
- JXLYSJRDGCGARV-WWYNWVTFSA-N Vinblastine Natural products O=C(O[C@H]1[C@](O)(C(=O)OC)[C@@H]2N(C)c3c(cc(c(OC)c3)[C@]3(C(=O)OC)c4[nH]c5c(c4CCN4C[C@](O)(CC)C[C@H](C3)C4)cccc5)[C@@]32[C@H]2[C@@]1(CC)C=CCN2CC3)C JXLYSJRDGCGARV-WWYNWVTFSA-N 0.000 description 1
- PCWZKQSKUXXDDJ-UHFFFAOYSA-N Xanthotoxin Natural products COCc1c2OC(=O)C=Cc2cc3ccoc13 PCWZKQSKUXXDDJ-UHFFFAOYSA-N 0.000 description 1
- XRGVXVZNIDCCTR-UHFFFAOYSA-N [2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridin-7-yl]methanol Chemical compound CC1=C(C=CC=C1C1=NN2C(C=C(C=C2)CO)=N1)C1=CC=CC=C1 XRGVXVZNIDCCTR-UHFFFAOYSA-N 0.000 description 1
- UJQAHAANAPEYLR-UHFFFAOYSA-N [2-chloro-6-[2,4,6-tri(propan-2-yl)phenyl]phenyl]-dicyclohexylphosphane Chemical group CC(C)C1=CC(C(C)C)=CC(C(C)C)=C1C1=CC=CC(Cl)=C1P(C1CCCCC1)C1CCCCC1 UJQAHAANAPEYLR-UHFFFAOYSA-N 0.000 description 1
- AIWRTTMUVOZGPW-HSPKUQOVSA-N abarelix Chemical compound C([C@@H](C(=O)N[C@H](CC(N)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCCNC(C)C)C(=O)N1[C@@H](CCC1)C(=O)N[C@H](C)C(N)=O)N(C)C(=O)[C@H](CO)NC(=O)[C@@H](CC=1C=NC=CC=1)NC(=O)[C@@H](CC=1C=CC(Cl)=CC=1)NC(=O)[C@@H](CC=1C=C2C=CC=CC2=CC=1)NC(C)=O)C1=CC=C(O)C=C1 AIWRTTMUVOZGPW-HSPKUQOVSA-N 0.000 description 1
- 229960002184 abarelix Drugs 0.000 description 1
- 108010023617 abarelix Proteins 0.000 description 1
- 230000002159 abnormal effect Effects 0.000 description 1
- 235000010489 acacia gum Nutrition 0.000 description 1
- 229940081735 acetylcellulose Drugs 0.000 description 1
- 230000002378 acidificating effect Effects 0.000 description 1
- RJURFGZVJUQBHK-IIXSONLDSA-N actinomycin D Chemical compound C[C@H]1OC(=O)[C@H](C(C)C)N(C)C(=O)CN(C)C(=O)[C@@H]2CCCN2C(=O)[C@@H](C(C)C)NC(=O)[C@H]1NC(=O)C1=C(N)C(=O)C(C)=C2OC(C(C)=CC=C3C(=O)N[C@@H]4C(=O)N[C@@H](C(N5CCC[C@H]5C(=O)N(C)CC(=O)N(C)[C@@H](C(C)C)C(=O)O[C@@H]4C)=O)C(C)C)=C3N=C21 RJURFGZVJUQBHK-IIXSONLDSA-N 0.000 description 1
- 239000011149 active material Substances 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 238000009098 adjuvant therapy Methods 0.000 description 1
- 201000005188 adrenal gland cancer Diseases 0.000 description 1
- 101150045355 akt1 gene Proteins 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 108700025316 aldesleukin Proteins 0.000 description 1
- 229960005310 aldesleukin Drugs 0.000 description 1
- 229960000548 alemtuzumab Drugs 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001445 alitretinoin Drugs 0.000 description 1
- 125000004450 alkenylene group Chemical group 0.000 description 1
- 150000001345 alkine derivatives Chemical class 0.000 description 1
- 150000005215 alkyl ethers Chemical class 0.000 description 1
- SHGAZHPCJJPHSC-YCNIQYBTSA-N all-trans-retinoic acid Chemical compound OC(=O)\C=C(/C)\C=C\C=C(/C)\C=C\C1=C(C)CCCC1(C)C SHGAZHPCJJPHSC-YCNIQYBTSA-N 0.000 description 1
- 208000026935 allergic disease Diseases 0.000 description 1
- 108010004469 allophycocyanin Proteins 0.000 description 1
- 229960003459 allopurinol Drugs 0.000 description 1
- OFCNXPDARWKPPY-UHFFFAOYSA-N allopurinol Chemical compound OC1=NC=NC2=C1C=NN2 OFCNXPDARWKPPY-UHFFFAOYSA-N 0.000 description 1
- HSFWRNGVRCDJHI-UHFFFAOYSA-N alpha-acetylene Natural products C#C HSFWRNGVRCDJHI-UHFFFAOYSA-N 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 229960000473 altretamine Drugs 0.000 description 1
- DFNYGALUNNFWKJ-UHFFFAOYSA-N aminoacetonitrile Chemical compound NCC#N DFNYGALUNNFWKJ-UHFFFAOYSA-N 0.000 description 1
- BFNBIHQBYMNNAN-UHFFFAOYSA-N ammonium sulfate Chemical compound N.N.OS(O)(=O)=O BFNBIHQBYMNNAN-UHFFFAOYSA-N 0.000 description 1
- 229910052921 ammonium sulfate Inorganic materials 0.000 description 1
- 235000011130 ammonium sulphate Nutrition 0.000 description 1
- 229960002932 anastrozole Drugs 0.000 description 1
- YBBLVLTVTVSKRW-UHFFFAOYSA-N anastrozole Chemical compound N#CC(C)(C)C1=CC(C(C)(C#N)C)=CC(CN2N=CN=C2)=C1 YBBLVLTVTVSKRW-UHFFFAOYSA-N 0.000 description 1
- 239000004037 angiogenesis inhibitor Substances 0.000 description 1
- 229940121369 angiogenesis inhibitor Drugs 0.000 description 1
- 229940121363 anti-inflammatory agent Drugs 0.000 description 1
- 239000002260 anti-inflammatory agent Substances 0.000 description 1
- 230000003110 anti-inflammatory effect Effects 0.000 description 1
- 230000006023 anti-tumor response Effects 0.000 description 1
- 229940124691 antibody therapeutics Drugs 0.000 description 1
- 239000002246 antineoplastic agent Substances 0.000 description 1
- 229940041181 antineoplastic drug Drugs 0.000 description 1
- 239000003125 aqueous solvent Substances 0.000 description 1
- 239000008135 aqueous vehicle Substances 0.000 description 1
- GOLCXWYRSKYTSP-UHFFFAOYSA-N arsenic trioxide Inorganic materials O1[As]2O[As]1O2 GOLCXWYRSKYTSP-UHFFFAOYSA-N 0.000 description 1
- 229960002594 arsenic trioxide Drugs 0.000 description 1
- 125000000732 arylene group Chemical group 0.000 description 1
- 229960003272 asparaginase Drugs 0.000 description 1
- DCXYFEDJOCDNAF-UHFFFAOYSA-M asparaginate Chemical compound [O-]C(=O)C(N)CC(N)=O DCXYFEDJOCDNAF-UHFFFAOYSA-M 0.000 description 1
- 239000012131 assay buffer Substances 0.000 description 1
- 230000005784 autoimmunity Effects 0.000 description 1
- 229960002756 azacitidine Drugs 0.000 description 1
- 125000003725 azepanyl group Chemical group 0.000 description 1
- XYOVOXDWRFGKEX-UHFFFAOYSA-N azepine Chemical compound N1C=CC=CC=C1 XYOVOXDWRFGKEX-UHFFFAOYSA-N 0.000 description 1
- 125000004567 azetidin-3-yl group Chemical group N1CC(C1)* 0.000 description 1
- 125000003943 azolyl group Chemical group 0.000 description 1
- 229960002707 bendamustine Drugs 0.000 description 1
- YTKUWDBFDASYHO-UHFFFAOYSA-N bendamustine Chemical compound ClCCN(CCCl)C1=CC=C2N(C)C(CCCC(O)=O)=NC2=C1 YTKUWDBFDASYHO-UHFFFAOYSA-N 0.000 description 1
- 125000004603 benzisoxazolyl group Chemical group O1N=C(C2=C1C=CC=C2)* 0.000 description 1
- 125000000499 benzofuranyl group Chemical group O1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 125000004196 benzothienyl group Chemical group S1C(=CC2=C1C=CC=C2)* 0.000 description 1
- KGNDCEVUMONOKF-UGPLYTSKSA-N benzyl n-[(2r)-1-[(2s,4r)-2-[[(2s)-6-amino-1-(1,3-benzoxazol-2-yl)-1,1-dihydroxyhexan-2-yl]carbamoyl]-4-[(4-methylphenyl)methoxy]pyrrolidin-1-yl]-1-oxo-4-phenylbutan-2-yl]carbamate Chemical compound C1=CC(C)=CC=C1CO[C@H]1CN(C(=O)[C@@H](CCC=2C=CC=CC=2)NC(=O)OCC=2C=CC=CC=2)[C@H](C(=O)N[C@@H](CCCCN)C(O)(O)C=2OC3=CC=CC=C3N=2)C1 KGNDCEVUMONOKF-UGPLYTSKSA-N 0.000 description 1
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 1
- 229960000397 bevacizumab Drugs 0.000 description 1
- 229960002938 bexarotene Drugs 0.000 description 1
- 229960001561 bleomycin Drugs 0.000 description 1
- OYVAGSVQBOHSSS-UAPAGMARSA-O bleomycin A2 Chemical compound N([C@H](C(=O)N[C@H](C)[C@@H](O)[C@H](C)C(=O)N[C@@H]([C@H](O)C)C(=O)NCCC=1SC=C(N=1)C=1SC=C(N=1)C(=O)NCCC[S+](C)C)[C@@H](O[C@H]1[C@H]([C@@H](O)[C@H](O)[C@H](CO)O1)O[C@@H]1[C@H]([C@@H](OC(N)=O)[C@H](O)[C@@H](CO)O1)O)C=1N=CNC=1)C(=O)C1=NC([C@H](CC(N)=O)NC[C@H](N)C(N)=O)=NC(N)=C1C OYVAGSVQBOHSSS-UAPAGMARSA-O 0.000 description 1
- 238000009835 boiling Methods 0.000 description 1
- 238000010322 bone marrow transplantation Methods 0.000 description 1
- 229960001467 bortezomib Drugs 0.000 description 1
- GXJABQQUPOEUTA-RDJZCZTQSA-N bortezomib Chemical compound C([C@@H](C(=O)N[C@@H](CC(C)C)B(O)O)NC(=O)C=1N=CC=NC=1)C1=CC=CC=C1 GXJABQQUPOEUTA-RDJZCZTQSA-N 0.000 description 1
- 208000026555 breast adenosis Diseases 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 125000001246 bromo group Chemical group Br* 0.000 description 1
- KVNRLNFWIYMESJ-UHFFFAOYSA-N butyronitrile Chemical compound CCCC#N KVNRLNFWIYMESJ-UHFFFAOYSA-N 0.000 description 1
- 210000004899 c-terminal region Anatomy 0.000 description 1
- 239000001506 calcium phosphate Substances 0.000 description 1
- 229910000389 calcium phosphate Inorganic materials 0.000 description 1
- 235000011010 calcium phosphates Nutrition 0.000 description 1
- 239000000378 calcium silicate Substances 0.000 description 1
- 229910052918 calcium silicate Inorganic materials 0.000 description 1
- 229960003340 calcium silicate Drugs 0.000 description 1
- 235000012241 calcium silicate Nutrition 0.000 description 1
- OYACROKNLOSFPA-UHFFFAOYSA-N calcium;dioxido(oxo)silane Chemical compound [Ca+2].[O-][Si]([O-])=O OYACROKNLOSFPA-UHFFFAOYSA-N 0.000 description 1
- 229950009823 calusterone Drugs 0.000 description 1
- IVFYLRMMHVYGJH-PVPPCFLZSA-N calusterone Chemical compound C1C[C@]2(C)[C@](O)(C)CC[C@H]2[C@@H]2[C@@H](C)CC3=CC(=O)CC[C@]3(C)[C@H]21 IVFYLRMMHVYGJH-PVPPCFLZSA-N 0.000 description 1
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical class C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 1
- 238000009566 cancer vaccine Methods 0.000 description 1
- 229940022399 cancer vaccine Drugs 0.000 description 1
- 229960004117 capecitabine Drugs 0.000 description 1
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 description 1
- YAYRGNWWLMLWJE-UHFFFAOYSA-L carboplatin Chemical compound O=C1O[Pt](N)(N)OC(=O)C11CCC1 YAYRGNWWLMLWJE-UHFFFAOYSA-L 0.000 description 1
- 229960004562 carboplatin Drugs 0.000 description 1
- 150000001735 carboxylic acids Chemical class 0.000 description 1
- 229960002438 carfilzomib Drugs 0.000 description 1
- 108010021331 carfilzomib Proteins 0.000 description 1
- BLMPQMFVWMYDKT-NZTKNTHTSA-N carfilzomib Chemical group C([C@@H](C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](CC(C)C)C(=O)[C@]1(C)OC1)NC(=O)CN1CCOCC1)CC1=CC=CC=C1 BLMPQMFVWMYDKT-NZTKNTHTSA-N 0.000 description 1
- 229960005243 carmustine Drugs 0.000 description 1
- 230000003197 catalytic effect Effects 0.000 description 1
- 230000010261 cell growth Effects 0.000 description 1
- 230000004663 cell proliferation Effects 0.000 description 1
- 235000010980 cellulose Nutrition 0.000 description 1
- 229920002678 cellulose Polymers 0.000 description 1
- 239000001913 cellulose Substances 0.000 description 1
- 229920002301 cellulose acetate Polymers 0.000 description 1
- 238000005119 centrifugation Methods 0.000 description 1
- 229960005395 cetuximab Drugs 0.000 description 1
- 229960000541 cetyl alcohol Drugs 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 239000003638 chemical reducing agent Substances 0.000 description 1
- 229960004630 chlorambucil Drugs 0.000 description 1
- JCKYGMPEJWAADB-UHFFFAOYSA-N chlorambucil Chemical compound OC(=O)CCCC1=CC=C(N(CCCl)CCCl)C=C1 JCKYGMPEJWAADB-UHFFFAOYSA-N 0.000 description 1
- NVVXJVMOIGXUGC-UHFFFAOYSA-M chloropalladium(1+);dicyclohexyl-[2-[2,6-di(propan-2-yloxy)phenyl]phenyl]phosphane;2-phenylaniline Chemical compound [Pd+]Cl.NC1=CC=CC=C1C1=CC=CC=[C-]1.CC(C)OC1=CC=CC(OC(C)C)=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 NVVXJVMOIGXUGC-UHFFFAOYSA-M 0.000 description 1
- 208000032852 chronic lymphocytic leukemia Diseases 0.000 description 1
- 229960004316 cisplatin Drugs 0.000 description 1
- DQLATGHUWYMOKM-UHFFFAOYSA-L cisplatin Chemical compound N[Pt](N)(Cl)Cl DQLATGHUWYMOKM-UHFFFAOYSA-L 0.000 description 1
- 229960002436 cladribine Drugs 0.000 description 1
- 208000009060 clear cell adenocarcinoma Diseases 0.000 description 1
- WDDPHFBMKLOVOX-AYQXTPAHSA-N clofarabine Chemical compound C1=NC=2C(N)=NC(Cl)=NC=2N1[C@@H]1O[C@H](CO)[C@@H](O)[C@@H]1F WDDPHFBMKLOVOX-AYQXTPAHSA-N 0.000 description 1
- 229960000928 clofarabine Drugs 0.000 description 1
- 238000000576 coating method Methods 0.000 description 1
- 239000003240 coconut oil Substances 0.000 description 1
- 235000019864 coconut oil Nutrition 0.000 description 1
- 238000002648 combination therapy Methods 0.000 description 1
- 229940125833 compound 23 Drugs 0.000 description 1
- 229940125851 compound 27 Drugs 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 239000000356 contaminant Substances 0.000 description 1
- 239000012059 conventional drug carrier Substances 0.000 description 1
- 229940028617 conventional vaccine Drugs 0.000 description 1
- LSXDOTMGLUJQCM-UHFFFAOYSA-M copper(i) iodide Chemical compound I[Cu] LSXDOTMGLUJQCM-UHFFFAOYSA-M 0.000 description 1
- 239000002385 cottonseed oil Substances 0.000 description 1
- 235000012343 cottonseed oil Nutrition 0.000 description 1
- 125000004122 cyclic group Chemical group 0.000 description 1
- 125000002188 cycloheptatrienyl group Chemical group C1(=CC=CC=CC1)* 0.000 description 1
- 125000000582 cycloheptyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000003678 cyclohexadienyl group Chemical group C1(=CC=CCC1)* 0.000 description 1
- SSJXIUAHEKJCMH-UHFFFAOYSA-N cyclohexane-1,2-diamine Chemical compound NC1CCCCC1N SSJXIUAHEKJCMH-UHFFFAOYSA-N 0.000 description 1
- 125000000596 cyclohexenyl group Chemical group C1(=CCCCC1)* 0.000 description 1
- 125000002433 cyclopentenyl group Chemical group C1(=CCCC1)* 0.000 description 1
- 229960000684 cytarabine Drugs 0.000 description 1
- KWGRBVOPPLSCSI-UHFFFAOYSA-N d-ephedrine Natural products CNC(C)C(O)C1=CC=CC=C1 KWGRBVOPPLSCSI-UHFFFAOYSA-N 0.000 description 1
- 229960003901 dacarbazine Drugs 0.000 description 1
- 229960000640 dactinomycin Drugs 0.000 description 1
- 229940018872 dalteparin sodium Drugs 0.000 description 1
- 229960002448 dasatinib Drugs 0.000 description 1
- STQGQHZAVUOBTE-VGBVRHCVSA-N daunorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(C)=O)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 STQGQHZAVUOBTE-VGBVRHCVSA-N 0.000 description 1
- 229960000975 daunorubicin Drugs 0.000 description 1
- 229960003603 decitabine Drugs 0.000 description 1
- 230000002950 deficient Effects 0.000 description 1
- 108010017271 denileukin diftitox Proteins 0.000 description 1
- 229960002923 denileukin diftitox Drugs 0.000 description 1
- 238000001514 detection method Methods 0.000 description 1
- 150000001975 deuterium Chemical group 0.000 description 1
- 229960000605 dexrazoxane Drugs 0.000 description 1
- 239000008121 dextrose Substances 0.000 description 1
- 125000000723 dihydrobenzofuranyl group Chemical group O1C(CC2=C1C=CC=C2)* 0.000 description 1
- 125000004852 dihydrofuranyl group Chemical group O1C(CC=C1)* 0.000 description 1
- 125000005043 dihydropyranyl group Chemical group O1C(CCC=C1)* 0.000 description 1
- 239000003085 diluting agent Substances 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- ZPWVASYFFYYZEW-UHFFFAOYSA-L dipotassium hydrogen phosphate Chemical compound [K+].[K+].OP([O-])([O-])=O ZPWVASYFFYYZEW-UHFFFAOYSA-L 0.000 description 1
- 230000006806 disease prevention Effects 0.000 description 1
- NYDXNILOWQXUOF-UHFFFAOYSA-L disodium;2-[[4-[2-(2-amino-4-oxo-1,7-dihydropyrrolo[2,3-d]pyrimidin-5-yl)ethyl]benzoyl]amino]pentanedioate Chemical compound [Na+].[Na+].C=1NC=2NC(N)=NC(=O)C=2C=1CCC1=CC=C(C(=O)NC(CCC([O-])=O)C([O-])=O)C=C1 NYDXNILOWQXUOF-UHFFFAOYSA-L 0.000 description 1
- DLNKOYKMWOXYQA-UHFFFAOYSA-N dl-pseudophenylpropanolamine Natural products CC(N)C(O)C1=CC=CC=C1 DLNKOYKMWOXYQA-UHFFFAOYSA-N 0.000 description 1
- 229960003668 docetaxel Drugs 0.000 description 1
- 229960004679 doxorubicin Drugs 0.000 description 1
- 229940017825 dromostanolone Drugs 0.000 description 1
- NOTIQUSPUUHHEH-UXOVVSIBSA-N dromostanolone propionate Chemical compound C([C@@H]1CC2)C(=O)[C@H](C)C[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H](OC(=O)CC)[C@@]2(C)CC1 NOTIQUSPUUHHEH-UXOVVSIBSA-N 0.000 description 1
- 239000006196 drop Substances 0.000 description 1
- 238000007908 dry granulation Methods 0.000 description 1
- 210000001198 duodenum Anatomy 0.000 description 1
- 239000008157 edible vegetable oil Substances 0.000 description 1
- 238000010828 elution Methods 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 230000001804 emulsifying effect Effects 0.000 description 1
- 239000002158 endotoxin Substances 0.000 description 1
- 230000002708 enhancing effect Effects 0.000 description 1
- 238000009505 enteric coating Methods 0.000 description 1
- 239000012055 enteric layer Substances 0.000 description 1
- 230000002255 enzymatic effect Effects 0.000 description 1
- 229950006370 epacadostat Drugs 0.000 description 1
- 229960002179 ephedrine Drugs 0.000 description 1
- 102000052116 epidermal growth factor receptor activity proteins Human genes 0.000 description 1
- 108700015053 epidermal growth factor receptor activity proteins Proteins 0.000 description 1
- 230000008029 eradication Effects 0.000 description 1
- 229960001842 estramustine Drugs 0.000 description 1
- FRPJXPJMRWBBIH-RBRWEJTLSA-N estramustine Chemical compound ClCCN(CCCl)C(=O)OC1=CC=C2[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 FRPJXPJMRWBBIH-RBRWEJTLSA-N 0.000 description 1
- YFXCNIVBAVFOBX-UHFFFAOYSA-N ethenylboronic acid Chemical compound OB(O)C=C YFXCNIVBAVFOBX-UHFFFAOYSA-N 0.000 description 1
- RRKJEGMEYNSMNH-UHFFFAOYSA-N ethyl 6-bromopyrrolo[1,2-c]pyrimidine-3-carboxylate Chemical compound C1=NC(C(=O)OCC)=CC2=CC(Br)=CN21 RRKJEGMEYNSMNH-UHFFFAOYSA-N 0.000 description 1
- WJCZSDJMEFKRHQ-UHFFFAOYSA-N ethyl N-[[3-chloro-5-(hydroxymethyl)pyridin-2-yl]carbamothioyl]carbamate Chemical compound ClC=1C(=NC=C(C=1)CO)NC(=S)NC(OCC)=O WJCZSDJMEFKRHQ-UHFFFAOYSA-N 0.000 description 1
- 125000000816 ethylene group Chemical group [H]C([H])([*:1])C([H])([H])[*:2] 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- VJJPUSNTGOMMGY-MRVIYFEKSA-N etoposide Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 VJJPUSNTGOMMGY-MRVIYFEKSA-N 0.000 description 1
- 229960005420 etoposide Drugs 0.000 description 1
- LIQODXNTTZAGID-OCBXBXKTSA-N etoposide phosphate Chemical compound COC1=C(OP(O)(O)=O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 LIQODXNTTZAGID-OCBXBXKTSA-N 0.000 description 1
- 229960000752 etoposide phosphate Drugs 0.000 description 1
- OGPBJKLSAFTDLK-UHFFFAOYSA-N europium atom Chemical compound [Eu] OGPBJKLSAFTDLK-UHFFFAOYSA-N 0.000 description 1
- GWQVMPWSEVRGPY-UHFFFAOYSA-N europium cryptate Chemical compound [Eu+3].N=1C2=CC=CC=1CN(CC=1N=C(C=CC=1)C=1N=C(C3)C=CC=1)CC(N=1)=CC(C(=O)NCCN)=CC=1C(N=1)=CC(C(=O)NCCN)=CC=1CN3CC1=CC=CC2=N1 GWQVMPWSEVRGPY-UHFFFAOYSA-N 0.000 description 1
- 229960000255 exemestane Drugs 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- IVLVTNPOHDFFCJ-UHFFFAOYSA-N fentanyl citrate Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O.C=1C=CC=CC=1N(C(=O)CC)C(CC1)CCN1CCC1=CC=CC=C1 IVLVTNPOHDFFCJ-UHFFFAOYSA-N 0.000 description 1
- 229960004207 fentanyl citrate Drugs 0.000 description 1
- 102000052178 fibroblast growth factor receptor activity proteins Human genes 0.000 description 1
- 229960004177 filgrastim Drugs 0.000 description 1
- 239000012467 final product Substances 0.000 description 1
- 239000000796 flavoring agent Substances 0.000 description 1
- 235000020375 flavoured syrup Nutrition 0.000 description 1
- 229960000961 floxuridine Drugs 0.000 description 1
- ODKNJVUHOIMIIZ-RRKCRQDMSA-N floxuridine Chemical compound C1[C@H](O)[C@@H](CO)O[C@H]1N1C(=O)NC(=O)C(F)=C1 ODKNJVUHOIMIIZ-RRKCRQDMSA-N 0.000 description 1
- 229960000390 fludarabine Drugs 0.000 description 1
- GIUYCYHIANZCFB-FJFJXFQQSA-N fludarabine phosphate Chemical compound C1=NC=2C(N)=NC(F)=NC=2N1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@@H]1O GIUYCYHIANZCFB-FJFJXFQQSA-N 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 125000003709 fluoroalkyl group Chemical group 0.000 description 1
- 229960002949 fluorouracil Drugs 0.000 description 1
- IJJVMEJXYNJXOJ-UHFFFAOYSA-N fluquinconazole Chemical compound C=1C=C(Cl)C=C(Cl)C=1N1C(=O)C2=CC(F)=CC=C2N=C1N1C=NC=N1 IJJVMEJXYNJXOJ-UHFFFAOYSA-N 0.000 description 1
- VVIAGPKUTFNRDU-ABLWVSNPSA-N folinic acid Chemical compound C1NC=2NC(N)=NC(=O)C=2N(C=O)C1CNC1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 VVIAGPKUTFNRDU-ABLWVSNPSA-N 0.000 description 1
- 235000008191 folinic acid Nutrition 0.000 description 1
- 239000011672 folinic acid Substances 0.000 description 1
- 230000003325 follicular Effects 0.000 description 1
- 235000013305 food Nutrition 0.000 description 1
- 235000013355 food flavoring agent Nutrition 0.000 description 1
- 235000003599 food sweetener Nutrition 0.000 description 1
- 235000019256 formaldehyde Nutrition 0.000 description 1
- 238000001640 fractional crystallisation Methods 0.000 description 1
- 238000005194 fractionation Methods 0.000 description 1
- 239000012458 free base Substances 0.000 description 1
- 238000007710 freezing Methods 0.000 description 1
- 230000008014 freezing Effects 0.000 description 1
- 229960002258 fulvestrant Drugs 0.000 description 1
- 230000006870 function Effects 0.000 description 1
- 229960002584 gefitinib Drugs 0.000 description 1
- XGALLCVXEZPNRQ-UHFFFAOYSA-N gefitinib Chemical compound C=12C=C(OCCCN3CCOCC3)C(OC)=CC2=NC=NC=1NC1=CC=C(F)C(Cl)=C1 XGALLCVXEZPNRQ-UHFFFAOYSA-N 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 229940014259 gelatin Drugs 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 229960005277 gemcitabine Drugs 0.000 description 1
- SDUQYLNIPVEERB-QPPQHZFASA-N gemcitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(F)(F)[C@H](O)[C@@H](CO)O1 SDUQYLNIPVEERB-QPPQHZFASA-N 0.000 description 1
- 229960003297 gemtuzumab ozogamicin Drugs 0.000 description 1
- YQEMORVAKMFKLG-UHFFFAOYSA-N glycerine monostearate Natural products CCCCCCCCCCCCCCCCCC(=O)OC(CO)CO YQEMORVAKMFKLG-UHFFFAOYSA-N 0.000 description 1
- SVUQHVRAGMNPLW-UHFFFAOYSA-N glycerol monostearate Natural products CCCCCCCCCCCCCCCCC(=O)OCC(O)CO SVUQHVRAGMNPLW-UHFFFAOYSA-N 0.000 description 1
- BEBCJVAWIBVWNZ-UHFFFAOYSA-N glycinamide Chemical compound NCC(N)=O BEBCJVAWIBVWNZ-UHFFFAOYSA-N 0.000 description 1
- 229960003690 goserelin acetate Drugs 0.000 description 1
- 230000003394 haemopoietic effect Effects 0.000 description 1
- 230000003862 health status Effects 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 230000002489 hematologic effect Effects 0.000 description 1
- DMEGYFMYUHOHGS-UHFFFAOYSA-N heptamethylene Natural products C1CCCCCC1 DMEGYFMYUHOHGS-UHFFFAOYSA-N 0.000 description 1
- 229940022353 herceptin Drugs 0.000 description 1
- UUVWYPNAQBNQJQ-UHFFFAOYSA-N hexamethylmelamine Chemical compound CN(C)C1=NC(N(C)C)=NC(N(C)C)=N1 UUVWYPNAQBNQJQ-UHFFFAOYSA-N 0.000 description 1
- BKEMVGVBBDMHKL-VYFXDUNUSA-N histrelin acetate Chemical compound CC(O)=O.CC(O)=O.CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)CC(N=C1)=CN1CC1=CC=CC=C1 BKEMVGVBBDMHKL-VYFXDUNUSA-N 0.000 description 1
- 229960003911 histrelin acetate Drugs 0.000 description 1
- 239000008240 homogeneous mixture Substances 0.000 description 1
- 102000048776 human CD274 Human genes 0.000 description 1
- 102000048362 human PDCD1 Human genes 0.000 description 1
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 1
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 1
- 230000002209 hydrophobic effect Effects 0.000 description 1
- 235000019447 hydroxyethyl cellulose Nutrition 0.000 description 1
- 125000004029 hydroxymethyl group Chemical group [H]OC([H])([H])* 0.000 description 1
- 229960001001 ibritumomab tiuxetan Drugs 0.000 description 1
- 229960000908 idarubicin Drugs 0.000 description 1
- 229940121569 ieramilimab Drugs 0.000 description 1
- 238000003384 imaging method Methods 0.000 description 1
- 210000002865 immune cell Anatomy 0.000 description 1
- 238000002649 immunization Methods 0.000 description 1
- 230000003053 immunization Effects 0.000 description 1
- 230000002163 immunogen Effects 0.000 description 1
- 102000018358 immunoglobulin Human genes 0.000 description 1
- 230000003308 immunostimulating effect Effects 0.000 description 1
- 229960003444 immunosuppressant agent Drugs 0.000 description 1
- 239000003018 immunosuppressive agent Substances 0.000 description 1
- 238000010874 in vitro model Methods 0.000 description 1
- 238000011534 incubation Methods 0.000 description 1
- 125000003392 indanyl group Chemical group C1(CCC2=CC=CC=C12)* 0.000 description 1
- 125000003454 indenyl group Chemical group C1(C=CC2=CC=CC=C12)* 0.000 description 1
- 125000001041 indolyl group Chemical group 0.000 description 1
- 239000011261 inert gas Substances 0.000 description 1
- 239000004615 ingredient Substances 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 229910052500 inorganic mineral Inorganic materials 0.000 description 1
- 229940079322 interferon Drugs 0.000 description 1
- 229940047124 interferons Drugs 0.000 description 1
- 108010093036 interleukin receptors Proteins 0.000 description 1
- 102000002467 interleukin receptors Human genes 0.000 description 1
- 201000002313 intestinal cancer Diseases 0.000 description 1
- 238000001361 intraarterial administration Methods 0.000 description 1
- 238000007917 intracranial administration Methods 0.000 description 1
- 238000010255 intramuscular injection Methods 0.000 description 1
- 239000007927 intramuscular injection Substances 0.000 description 1
- 238000007912 intraperitoneal administration Methods 0.000 description 1
- 238000007913 intrathecal administration Methods 0.000 description 1
- 238000007914 intraventricular administration Methods 0.000 description 1
- 238000011835 investigation Methods 0.000 description 1
- 125000002346 iodo group Chemical group I* 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000000555 isopropenyl group Chemical group [H]\C([H])=C(\*)C([H])([H])[H] 0.000 description 1
- 125000003253 isopropoxy group Chemical group [H]C([H])([H])C([H])(O*)C([H])([H])[H] 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- 125000001786 isothiazolyl group Chemical group 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- 238000002372 labelling Methods 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 229960001375 lactose Drugs 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 229960001320 lapatinib ditosylate Drugs 0.000 description 1
- 238000000322 laser mass spectrometry Methods 0.000 description 1
- HPJKCIUCZWXJDR-UHFFFAOYSA-N letrozole Chemical compound C1=CC(C#N)=CC=C1C(N1N=CN=C1)C1=CC=C(C#N)C=C1 HPJKCIUCZWXJDR-UHFFFAOYSA-N 0.000 description 1
- 229960003881 letrozole Drugs 0.000 description 1
- 229960001691 leucovorin Drugs 0.000 description 1
- GFIJNRVAKGFPGQ-LIJARHBVSA-N leuprolide Chemical compound CCNC(=O)[C@@H]1CCCN1C(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](CC(C)C)NC(=O)[C@@H](NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C2=CC=CC=C2NC=1)NC(=O)[C@H](CC=1N=CNC=1)NC(=O)[C@H]1NC(=O)CC1)CC1=CC=C(O)C=C1 GFIJNRVAKGFPGQ-LIJARHBVSA-N 0.000 description 1
- 229960004338 leuprorelin Drugs 0.000 description 1
- 229960001614 levamisole Drugs 0.000 description 1
- 229920006008 lipopolysaccharide Polymers 0.000 description 1
- 239000011344 liquid material Substances 0.000 description 1
- 229940057995 liquid paraffin Drugs 0.000 description 1
- 239000012280 lithium aluminium hydride Substances 0.000 description 1
- 229960002247 lomustine Drugs 0.000 description 1
- 239000006210 lotion Substances 0.000 description 1
- 239000007937 lozenge Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 206010025135 lupus erythematosus Diseases 0.000 description 1
- 201000004792 malaria Diseases 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 230000036210 malignancy Effects 0.000 description 1
- 208000026045 malignant tumor of parathyroid gland Diseases 0.000 description 1
- 229960002510 mandelic acid Drugs 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 238000004949 mass spectrometry Methods 0.000 description 1
- HAWPXGHAZFHHAD-UHFFFAOYSA-N mechlorethamine Chemical compound ClCCN(C)CCCl HAWPXGHAZFHHAD-UHFFFAOYSA-N 0.000 description 1
- 229960004961 mechlorethamine Drugs 0.000 description 1
- 229960004296 megestrol acetate Drugs 0.000 description 1
- RQZAXGRLVPAYTJ-GQFGMJRRSA-N megestrol acetate Chemical compound C1=C(C)C2=CC(=O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@@](C(C)=O)(OC(=O)C)[C@@]1(C)CC2 RQZAXGRLVPAYTJ-GQFGMJRRSA-N 0.000 description 1
- 229960000901 mepacrine Drugs 0.000 description 1
- GLVAUDGFNGKCSF-UHFFFAOYSA-N mercaptopurine Chemical compound S=C1NC=NC2=C1NC=N2 GLVAUDGFNGKCSF-UHFFFAOYSA-N 0.000 description 1
- 229960001428 mercaptopurine Drugs 0.000 description 1
- 230000004060 metabolic process Effects 0.000 description 1
- 229960000485 methotrexate Drugs 0.000 description 1
- 229960004469 methoxsalen Drugs 0.000 description 1
- CFQIWZMBWNLCTO-NDEPHWFRSA-N methyl (2S)-1-[[2-(2-methyl-3-phenylphenyl)indolizin-7-yl]methyl]piperidine-2-carboxylate Chemical compound CC1=C(C=CC=C1C=1C=C2C=C(C=CN2C=1)CN1[C@@H](CCCC1)C(=O)OC)C1=CC=CC=C1 CFQIWZMBWNLCTO-NDEPHWFRSA-N 0.000 description 1
- VLZLHMHMAGHWMK-MHZLTWQESA-N methyl (2S)-1-[[6-(2-methyl-3-phenylphenyl)pyrrolo[1,2-c]pyrimidin-3-yl]methyl]piperidine-2-carboxylate Chemical compound CC1=C(C=CC=C1C=1C=C2N(C=NC(=C2)CN2[C@@H](CCCC2)C(=O)OC)C=1)C1=CC=CC=C1 VLZLHMHMAGHWMK-MHZLTWQESA-N 0.000 description 1
- CXQTTWVBUDFUNO-LURJTMIESA-N methyl (2s)-piperidine-2-carboxylate Chemical compound COC(=O)[C@@H]1CCCCN1 CXQTTWVBUDFUNO-LURJTMIESA-N 0.000 description 1
- APCHKWZTSCBBJX-RGMNGODLSA-N methyl (2s)-piperidine-2-carboxylate;hydrochloride Chemical compound [Cl-].COC(=O)[C@@H]1CCCC[NH2+]1 APCHKWZTSCBBJX-RGMNGODLSA-N 0.000 description 1
- IOALACAWHMHJKB-UHFFFAOYSA-N methyl 2-(2-methyl-3-phenylphenyl)-[1,2,4]triazolo[1,5-a]pyridine-6-carboxylate Chemical compound CC1=C(C=CC=C1C1=NN2C(C=CC(=C2)C(=O)OC)=N1)C1=CC=CC=C1 IOALACAWHMHJKB-UHFFFAOYSA-N 0.000 description 1
- QIPNKRNFZTZQBD-UHFFFAOYSA-N methyl 2-bromoimidazo[1,2-a]pyridine-6-carboxylate Chemical compound C1=C(C(=O)OC)C=CC2=NC(Br)=CN21 QIPNKRNFZTZQBD-UHFFFAOYSA-N 0.000 description 1
- JACPDLJUQLKABC-UHFFFAOYSA-N methyl 6-aminopyridine-3-carboxylate Chemical compound COC(=O)C1=CC=C(N)N=C1 JACPDLJUQLKABC-UHFFFAOYSA-N 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 238000012737 microarray-based gene expression Methods 0.000 description 1
- 230000005012 migration Effects 0.000 description 1
- 238000013508 migration Methods 0.000 description 1
- 239000011707 mineral Substances 0.000 description 1
- 235000010755 mineral Nutrition 0.000 description 1
- 239000002480 mineral oil Substances 0.000 description 1
- 235000010446 mineral oil Nutrition 0.000 description 1
- CFCUWKMKBJTWLW-BKHRDMLASA-N mithramycin Chemical compound O([C@@H]1C[C@@H](O[C@H](C)[C@H]1O)OC=1C=C2C=C3C[C@H]([C@@H](C(=O)C3=C(O)C2=C(O)C=1C)O[C@@H]1O[C@H](C)[C@@H](O)[C@H](O[C@@H]2O[C@H](C)[C@H](O)[C@H](O[C@@H]3O[C@H](C)[C@@H](O)[C@@](C)(O)C3)C2)C1)[C@H](OC)C(=O)[C@@H](O)[C@@H](C)O)[C@H]1C[C@@H](O)[C@H](O)[C@@H](C)O1 CFCUWKMKBJTWLW-BKHRDMLASA-N 0.000 description 1
- 229960004857 mitomycin Drugs 0.000 description 1
- 229960000350 mitotane Drugs 0.000 description 1
- 229960001156 mitoxantrone Drugs 0.000 description 1
- KKZJGLLVHKMTCM-UHFFFAOYSA-N mitoxantrone Chemical compound O=C1C2=C(O)C=CC(O)=C2C(=O)C2=C1C(NCCNCCO)=CC=C2NCCNCCO KKZJGLLVHKMTCM-UHFFFAOYSA-N 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 239000002808 molecular sieve Substances 0.000 description 1
- 238000012544 monitoring process Methods 0.000 description 1
- 239000012452 mother liquor Substances 0.000 description 1
- 210000004400 mucous membrane Anatomy 0.000 description 1
- 238000012243 multiplex automated genomic engineering Methods 0.000 description 1
- AZBFJBJXUQUQLF-UHFFFAOYSA-N n-(1,5-dimethylpyrrolidin-3-yl)pyrrolidine-1-carboxamide Chemical compound C1N(C)C(C)CC1NC(=O)N1CCCC1 AZBFJBJXUQUQLF-UHFFFAOYSA-N 0.000 description 1
- BLCLNMBMMGCOAS-UHFFFAOYSA-N n-[1-[[1-[[1-[[1-[[1-[[1-[[1-[2-[(carbamoylamino)carbamoyl]pyrrolidin-1-yl]-5-(diaminomethylideneamino)-1-oxopentan-2-yl]amino]-4-methyl-1-oxopentan-2-yl]amino]-3-[(2-methylpropan-2-yl)oxy]-1-oxopropan-2-yl]amino]-3-(4-hydroxyphenyl)-1-oxopropan-2-yl]amin Chemical compound C1CCC(C(=O)NNC(N)=O)N1C(=O)C(CCCN=C(N)N)NC(=O)C(CC(C)C)NC(=O)C(COC(C)(C)C)NC(=O)C(NC(=O)C(CO)NC(=O)C(CC=1C2=CC=CC=C2NC=1)NC(=O)C(CC=1NC=NC=1)NC(=O)C1NC(=O)CC1)CC1=CC=C(O)C=C1 BLCLNMBMMGCOAS-UHFFFAOYSA-N 0.000 description 1
- YOHYSYJDKVYCJI-UHFFFAOYSA-N n-[3-[[6-[3-(trifluoromethyl)anilino]pyrimidin-4-yl]amino]phenyl]cyclopropanecarboxamide Chemical compound FC(F)(F)C1=CC=CC(NC=2N=CN=C(NC=3C=C(NC(=O)C4CC4)C=CC=3)C=2)=C1 YOHYSYJDKVYCJI-UHFFFAOYSA-N 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- 125000004370 n-butenyl group Chemical group [H]\C([H])=C(/[H])C([H])([H])C([H])([H])* 0.000 description 1
- AGVKXDPPPSLISR-UHFFFAOYSA-N n-ethylcyclohexanamine Chemical compound CCNC1CCCCC1 AGVKXDPPPSLISR-UHFFFAOYSA-N 0.000 description 1
- 125000001280 n-hexyl group Chemical group C(CCCCC)* 0.000 description 1
- 229940073569 n-methylephedrine Drugs 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000003506 n-propoxy group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])O* 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 229960001133 nandrolone phenpropionate Drugs 0.000 description 1
- UBWXUGDQUBIEIZ-QNTYDACNSA-N nandrolone phenpropionate Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@H]4CCC(=O)C=C4CC3)CC[C@@]21C)C(=O)CCC1=CC=CC=C1 UBWXUGDQUBIEIZ-QNTYDACNSA-N 0.000 description 1
- 239000002105 nanoparticle Substances 0.000 description 1
- 125000004593 naphthyridinyl group Chemical group N1=C(C=CC2=CC=CN=C12)* 0.000 description 1
- 210000000581 natural killer T-cell Anatomy 0.000 description 1
- 239000006199 nebulizer Substances 0.000 description 1
- IXOXBSCIXZEQEQ-UHTZMRCNSA-N nelarabine Chemical compound C1=NC=2C(OC)=NC(N)=NC=2N1[C@@H]1O[C@H](CO)[C@@H](O)[C@@H]1O IXOXBSCIXZEQEQ-UHTZMRCNSA-N 0.000 description 1
- 229960000801 nelarabine Drugs 0.000 description 1
- 125000006574 non-aromatic ring group Chemical group 0.000 description 1
- 239000012457 nonaqueous media Substances 0.000 description 1
- 125000002868 norbornyl group Chemical group C12(CCC(CC1)C2)* 0.000 description 1
- 125000005482 norpinyl group Chemical group 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 238000012379 oncolytic virotherapy Methods 0.000 description 1
- 238000005457 optimization Methods 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 229910000489 osmium tetroxide Inorganic materials 0.000 description 1
- 229940127084 other anti-cancer agent Drugs 0.000 description 1
- DWAFYCQODLXJNR-BNTLRKBRSA-L oxaliplatin Chemical compound O1C(=O)C(=O)O[Pt]11N[C@@H]2CCCC[C@H]2N1 DWAFYCQODLXJNR-BNTLRKBRSA-L 0.000 description 1
- 229960001756 oxaliplatin Drugs 0.000 description 1
- 239000007800 oxidant agent Substances 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- 230000001590 oxidative effect Effects 0.000 description 1
- 125000004430 oxygen atom Chemical group O* 0.000 description 1
- 229960001592 paclitaxel Drugs 0.000 description 1
- 229940046231 pamidronate Drugs 0.000 description 1
- WRUUGTRCQOWXEG-UHFFFAOYSA-N pamidronate Chemical compound NCCC(O)(P(O)(O)=O)P(O)(O)=O WRUUGTRCQOWXEG-UHFFFAOYSA-N 0.000 description 1
- 229960001972 panitumumab Drugs 0.000 description 1
- 201000003913 parathyroid carcinoma Diseases 0.000 description 1
- 230000036961 partial effect Effects 0.000 description 1
- 229940121655 pd-1 inhibitor Drugs 0.000 description 1
- 229940121656 pd-l1 inhibitor Drugs 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- HQQSBEDKMRHYME-UHFFFAOYSA-N pefloxacin mesylate Chemical compound [H+].CS([O-])(=O)=O.C1=C2N(CC)C=C(C(O)=O)C(=O)C2=CC(F)=C1N1CCN(C)CC1 HQQSBEDKMRHYME-UHFFFAOYSA-N 0.000 description 1
- 229960001744 pegaspargase Drugs 0.000 description 1
- 108010001564 pegaspargase Proteins 0.000 description 1
- 229960001373 pegfilgrastim Drugs 0.000 description 1
- 108010044644 pegfilgrastim Proteins 0.000 description 1
- 229960003349 pemetrexed disodium Drugs 0.000 description 1
- RGSFGYAAUTVSQA-UHFFFAOYSA-N pentamethylene Natural products C1CCCC1 RGSFGYAAUTVSQA-UHFFFAOYSA-N 0.000 description 1
- 125000003538 pentan-3-yl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])[H] 0.000 description 1
- 229960002340 pentostatin Drugs 0.000 description 1
- FPVKHBSQESCIEP-JQCXWYLXSA-N pentostatin Chemical compound C1[C@H](O)[C@@H](CO)O[C@H]1N1C(N=CNC[C@H]2O)=C2N=C1 FPVKHBSQESCIEP-JQCXWYLXSA-N 0.000 description 1
- 235000019271 petrolatum Nutrition 0.000 description 1
- DLNKOYKMWOXYQA-APPZFPTMSA-N phenylpropanolamine Chemical compound C[C@@H](N)[C@H](O)C1=CC=CC=C1 DLNKOYKMWOXYQA-APPZFPTMSA-N 0.000 description 1
- 229960000395 phenylpropanolamine Drugs 0.000 description 1
- 229910052698 phosphorus Inorganic materials 0.000 description 1
- 239000011574 phosphorus Substances 0.000 description 1
- 102000020233 phosphotransferase Human genes 0.000 description 1
- 229950010773 pidilizumab Drugs 0.000 description 1
- 125000004193 piperazinyl group Chemical group 0.000 description 1
- NJBFOOCLYDNZJN-UHFFFAOYSA-N pipobroman Chemical compound BrCCC(=O)N1CCN(C(=O)CCBr)CC1 NJBFOOCLYDNZJN-UHFFFAOYSA-N 0.000 description 1
- 229960000952 pipobroman Drugs 0.000 description 1
- 229960003171 plicamycin Drugs 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 229920000573 polyethylene Polymers 0.000 description 1
- 229920001223 polyethylene glycol Polymers 0.000 description 1
- 239000000256 polyoxyethylene sorbitan monolaurate Substances 0.000 description 1
- 235000010486 polyoxyethylene sorbitan monolaurate Nutrition 0.000 description 1
- 229920002223 polystyrene Polymers 0.000 description 1
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 1
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 1
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 208000016800 primary central nervous system lymphoma Diseases 0.000 description 1
- CPTBDICYNRMXFX-UHFFFAOYSA-N procarbazine Chemical compound CNNCC1=CC=C(C(=O)NC(C)C)C=C1 CPTBDICYNRMXFX-UHFFFAOYSA-N 0.000 description 1
- 229960000624 procarbazine Drugs 0.000 description 1
- 238000011321 prophylaxis Methods 0.000 description 1
- LZFIOSVZIQOVFW-UHFFFAOYSA-N propyl 2-hydroxybenzoate Chemical class CCCOC(=O)C1=CC=CC=C1O LZFIOSVZIQOVFW-UHFFFAOYSA-N 0.000 description 1
- 230000005588 protonation Effects 0.000 description 1
- 230000002685 pulmonary effect Effects 0.000 description 1
- 125000000561 purinyl group Chemical group N1=C(N=C2N=CNC2=C1)* 0.000 description 1
- 125000004309 pyranyl group Chemical group O1C(C=CC=C1)* 0.000 description 1
- 125000004942 pyridazin-6-yl group Chemical group N1=NC=CC=C1* 0.000 description 1
- GQIXFHWAAHPMSO-UHFFFAOYSA-N pyrimidin-2-amine Chemical compound NC1=NC=C=C[N]1 GQIXFHWAAHPMSO-UHFFFAOYSA-N 0.000 description 1
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 1
- GPKJTRJOBQGKQK-UHFFFAOYSA-N quinacrine Chemical compound C1=C(OC)C=C2C(NC(C)CCCN(CC)CC)=C(C=CC(Cl)=C3)C3=NC2=C1 GPKJTRJOBQGKQK-UHFFFAOYSA-N 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 125000004621 quinuclidinyl group Chemical group N12C(CC(CC1)CC2)* 0.000 description 1
- 230000002285 radioactive effect Effects 0.000 description 1
- 238000001959 radiotherapy Methods 0.000 description 1
- 229960000424 rasburicase Drugs 0.000 description 1
- 108010084837 rasburicase Proteins 0.000 description 1
- 229940044551 receptor antagonist Drugs 0.000 description 1
- 239000002464 receptor antagonist Substances 0.000 description 1
- 102000027426 receptor tyrosine kinases Human genes 0.000 description 1
- 102000005962 receptors Human genes 0.000 description 1
- 108020003175 receptors Proteins 0.000 description 1
- 230000007115 recruitment Effects 0.000 description 1
- 238000006268 reductive amination reaction Methods 0.000 description 1
- 230000000241 respiratory effect Effects 0.000 description 1
- 230000029058 respiratory gaseous exchange Effects 0.000 description 1
- 230000004043 responsiveness Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 229960004641 rituximab Drugs 0.000 description 1
- 229930195734 saturated hydrocarbon Natural products 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 239000012056 semi-solid material Substances 0.000 description 1
- 239000008159 sesame oil Substances 0.000 description 1
- 235000011803 sesame oil Nutrition 0.000 description 1
- 239000004208 shellac Substances 0.000 description 1
- ZLGIYFNHBLSMPS-ATJNOEHPSA-N shellac Chemical compound OCCCCCC(O)C(O)CCCCCCCC(O)=O.C1C23[C@H](C(O)=O)CCC2[C@](C)(CO)[C@@H]1C(C(O)=O)=C[C@@H]3O ZLGIYFNHBLSMPS-ATJNOEHPSA-N 0.000 description 1
- 229940113147 shellac Drugs 0.000 description 1
- 235000013874 shellac Nutrition 0.000 description 1
- 150000003384 small molecules Chemical class 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- URGAHOPLAPQHLN-UHFFFAOYSA-N sodium aluminosilicate Chemical compound [Na+].[Al+3].[O-][Si]([O-])=O.[O-][Si]([O-])=O URGAHOPLAPQHLN-UHFFFAOYSA-N 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- 239000001476 sodium potassium tartrate Substances 0.000 description 1
- AKHNMLFCWUSKQB-UHFFFAOYSA-L sodium thiosulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=S AKHNMLFCWUSKQB-UHFFFAOYSA-L 0.000 description 1
- 235000019345 sodium thiosulphate Nutrition 0.000 description 1
- OTNVGWMVOULBFZ-UHFFFAOYSA-N sodium;hydrochloride Chemical compound [Na].Cl OTNVGWMVOULBFZ-UHFFFAOYSA-N 0.000 description 1
- 239000011343 solid material Substances 0.000 description 1
- 229960003787 sorafenib Drugs 0.000 description 1
- 239000000600 sorbitol Substances 0.000 description 1
- 235000010356 sorbitol Nutrition 0.000 description 1
- 229950007213 spartalizumab Drugs 0.000 description 1
- 238000002798 spectrophotometry method Methods 0.000 description 1
- VNFWTIYUKDMAOP-UHFFFAOYSA-N sphos Chemical group COC1=CC=CC(OC)=C1C1=CC=CC=C1P(C1CCCCC1)C1CCCCC1 VNFWTIYUKDMAOP-UHFFFAOYSA-N 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 230000000707 stereoselective effect Effects 0.000 description 1
- 239000012058 sterile packaged powder Substances 0.000 description 1
- 230000001954 sterilising effect Effects 0.000 description 1
- 238000004659 sterilization and disinfection Methods 0.000 description 1
- 150000003431 steroids Chemical class 0.000 description 1
- 210000002784 stomach Anatomy 0.000 description 1
- ZSJLQEPLLKMAKR-GKHCUFPYSA-N streptozocin Chemical compound O=NN(C)C(=O)N[C@H]1[C@@H](O)O[C@H](CO)[C@@H](O)[C@@H]1O ZSJLQEPLLKMAKR-GKHCUFPYSA-N 0.000 description 1
- 229960001052 streptozocin Drugs 0.000 description 1
- 238000007920 subcutaneous administration Methods 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 125000004089 sulfido group Chemical group [S-]* 0.000 description 1
- 125000001174 sulfone group Chemical group 0.000 description 1
- 150000003462 sulfoxides Chemical class 0.000 description 1
- 125000004434 sulfur atom Chemical group 0.000 description 1
- 229960001796 sunitinib Drugs 0.000 description 1
- WINHZLLDWRZWRT-ATVHPVEESA-N sunitinib Chemical compound CCN(CC)CCNC(=O)C1=C(C)NC(\C=C/2C3=CC(F)=CC=C3NC\2=O)=C1C WINHZLLDWRZWRT-ATVHPVEESA-N 0.000 description 1
- 238000001356 surgical procedure Methods 0.000 description 1
- 230000004083 survival effect Effects 0.000 description 1
- 239000000375 suspending agent Substances 0.000 description 1
- 230000002459 sustained effect Effects 0.000 description 1
- 238000013268 sustained release Methods 0.000 description 1
- 239000012730 sustained-release form Substances 0.000 description 1
- 239000003765 sweetening agent Substances 0.000 description 1
- 208000011580 syndromic disease Diseases 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 235000012222 talc Nutrition 0.000 description 1
- 229960001603 tamoxifen Drugs 0.000 description 1
- 230000008685 targeting Effects 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 229940126625 tavolimab Drugs 0.000 description 1
- RCINICONZNJXQF-MZXODVADSA-N taxol Chemical compound O([C@@H]1[C@@]2(C[C@@H](C(C)=C(C2(C)C)[C@H](C([C@]2(C)[C@@H](O)C[C@H]3OC[C@]3([C@H]21)OC(C)=O)=O)OC(=O)C)OC(=O)[C@H](O)[C@@H](NC(=O)C=1C=CC=CC=1)C=1C=CC=CC=1)O)C(=O)C1=CC=CC=C1 RCINICONZNJXQF-MZXODVADSA-N 0.000 description 1
- 238000010998 test method Methods 0.000 description 1
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 1
- 125000001412 tetrahydropyranyl group Chemical group 0.000 description 1
- NQRYJNQNLNOLGT-UHFFFAOYSA-N tetrahydropyridine hydrochloride Natural products C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 1
- AWDBHOZBRXWRKS-UHFFFAOYSA-N tetrapotassium;iron(6+);hexacyanide Chemical compound [K+].[K+].[K+].[K+].[Fe+6].N#[C-].N#[C-].N#[C-].N#[C-].N#[C-].N#[C-] AWDBHOZBRXWRKS-UHFFFAOYSA-N 0.000 description 1
- OULAJFUGPPVRBK-UHFFFAOYSA-N tetratriacontan-1-ol Chemical compound CCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCCO OULAJFUGPPVRBK-UHFFFAOYSA-N 0.000 description 1
- 125000003831 tetrazolyl group Chemical group 0.000 description 1
- 229960003433 thalidomide Drugs 0.000 description 1
- 239000002562 thickening agent Substances 0.000 description 1
- 125000000101 thioether group Chemical group 0.000 description 1
- 125000005505 thiomorpholino group Chemical group 0.000 description 1
- 229960001196 thiotepa Drugs 0.000 description 1
- 208000013066 thyroid gland cancer Diseases 0.000 description 1
- 208000013077 thyroid gland carcinoma Diseases 0.000 description 1
- MNRILEROXIRVNJ-UHFFFAOYSA-N tioguanine Chemical compound N1C(N)=NC(=S)C2=NC=N[C]21 MNRILEROXIRVNJ-UHFFFAOYSA-N 0.000 description 1
- 229960003087 tioguanine Drugs 0.000 description 1
- 230000000699 topical effect Effects 0.000 description 1
- 229960000303 topotecan Drugs 0.000 description 1
- UCFGDBYHRUNTLO-QHCPKHFHSA-N topotecan Chemical compound C1=C(O)C(CN(C)C)=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 UCFGDBYHRUNTLO-QHCPKHFHSA-N 0.000 description 1
- 229960005026 toremifene Drugs 0.000 description 1
- XFCLJVABOIYOMF-QPLCGJKRSA-N toremifene Chemical compound C1=CC(OCCN(C)C)=CC=C1C(\C=1C=CC=CC=1)=C(\CCCl)C1=CC=CC=C1 XFCLJVABOIYOMF-QPLCGJKRSA-N 0.000 description 1
- 239000003053 toxin Substances 0.000 description 1
- 231100000765 toxin Toxicity 0.000 description 1
- 108700012359 toxins Proteins 0.000 description 1
- 235000010487 tragacanth Nutrition 0.000 description 1
- 239000000196 tragacanth Substances 0.000 description 1
- 229940116362 tragacanth Drugs 0.000 description 1
- 238000012546 transfer Methods 0.000 description 1
- 238000011277 treatment modality Methods 0.000 description 1
- 229960001727 tretinoin Drugs 0.000 description 1
- 125000004306 triazinyl group Chemical group 0.000 description 1
- 150000003852 triazoles Chemical class 0.000 description 1
- PUYNQOJTVAIGAA-UHFFFAOYSA-N triazolo[1,5-a]pyridine-7-carbaldehyde Chemical compound O=CC1=CC=CC2=CN=NN12 PUYNQOJTVAIGAA-UHFFFAOYSA-N 0.000 description 1
- QORWJWZARLRLPR-UHFFFAOYSA-H tricalcium bis(phosphate) Chemical compound [Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O QORWJWZARLRLPR-UHFFFAOYSA-H 0.000 description 1
- 125000000876 trifluoromethoxy group Chemical group FC(F)(F)O* 0.000 description 1
- 150000004684 trihydrates Chemical class 0.000 description 1
- 241000712461 unidentified influenza virus Species 0.000 description 1
- 238000009827 uniform distribution Methods 0.000 description 1
- 229960001055 uracil mustard Drugs 0.000 description 1
- ZOCKGBMQLCSHFP-KQRAQHLDSA-N valrubicin Chemical compound O([C@H]1C[C@](CC2=C(O)C=3C(=O)C4=CC=CC(OC)=C4C(=O)C=3C(O)=C21)(O)C(=O)COC(=O)CCCC)[C@H]1C[C@H](NC(=O)C(F)(F)F)[C@H](O)[C@H](C)O1 ZOCKGBMQLCSHFP-KQRAQHLDSA-N 0.000 description 1
- 229960000653 valrubicin Drugs 0.000 description 1
- 229960003048 vinblastine Drugs 0.000 description 1
- JXLYSJRDGCGARV-XQKSVPLYSA-N vincaleukoblastine Chemical compound C([C@@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](OC(C)=O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(=O)OC)N3C)C=2)OC)C[C@@](C2)(O)CC)N2CCC2=C1NC1=CC=CC=C21 JXLYSJRDGCGARV-XQKSVPLYSA-N 0.000 description 1
- 229960004528 vincristine Drugs 0.000 description 1
- OGWKCGZFUXNPDA-XQKSVPLYSA-N vincristine Chemical compound C([N@]1C[C@@H](C[C@]2(C(=O)OC)C=3C(=CC4=C([C@]56[C@H]([C@@]([C@H](OC(C)=O)[C@]7(CC)C=CCN([C@H]67)CC5)(O)C(=O)OC)N4C=O)C=3)OC)C[C@@](C1)(O)CC)CC1=C2NC2=CC=CC=C12 OGWKCGZFUXNPDA-XQKSVPLYSA-N 0.000 description 1
- OGWKCGZFUXNPDA-UHFFFAOYSA-N vincristine Natural products C1C(CC)(O)CC(CC2(C(=O)OC)C=3C(=CC4=C(C56C(C(C(OC(C)=O)C7(CC)C=CCN(C67)CC5)(O)C(=O)OC)N4C=O)C=3)OC)CN1CCC1=C2NC2=CC=CC=C12 OGWKCGZFUXNPDA-UHFFFAOYSA-N 0.000 description 1
- 229960002066 vinorelbine Drugs 0.000 description 1
- GBABOYUKABKIAF-GHYRFKGUSA-N vinorelbine Chemical compound C1N(CC=2C3=CC=CC=C3NC=22)CC(CC)=C[C@H]1C[C@]2(C(=O)OC)C1=CC([C@]23[C@H]([C@]([C@H](OC(C)=O)[C@]4(CC)C=CCN([C@H]34)CC2)(O)C(=O)OC)N2C)=C2C=C1OC GBABOYUKABKIAF-GHYRFKGUSA-N 0.000 description 1
- WAEXFXRVDQXREF-UHFFFAOYSA-N vorinostat Chemical compound ONC(=O)CCCCCCC(=O)NC1=CC=CC=C1 WAEXFXRVDQXREF-UHFFFAOYSA-N 0.000 description 1
- 229960000237 vorinostat Drugs 0.000 description 1
- 239000003643 water by type Substances 0.000 description 1
- 238000005550 wet granulation Methods 0.000 description 1
- 238000001238 wet grinding Methods 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
- 239000003871 white petrolatum Substances 0.000 description 1
- XRASPMIURGNCCH-UHFFFAOYSA-N zoledronic acid Chemical compound OP(=O)(O)C(P(O)(O)=O)(O)CN1C=CN=C1 XRASPMIURGNCCH-UHFFFAOYSA-N 0.000 description 1
- 229960004276 zoledronic acid Drugs 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
Landscapes
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Communicable Diseases (AREA)
- Oncology (AREA)
- Virology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
Se describen compuestos de fórmula (I'), métodos de uso de los compuestos para modular la interacción PD-1/PD-L1 y composiciones farmacéuticas que comprenden tales compuestos. Los compuestos son útiles para tratar, prevenir o mejorar enfermedades o trastornos tales como cáncer o infecciones virales. (Traducción automática con Google Translate, sin valor legal)
Description
DESCRIPCIÓN
Compuestos heterocíclicos como inmunomoduladores
CAMPO DE LA INVENCIÓN
[0001] La presente solicitud se refiere a compuestos farmacéuticamente activos. La descripción proporciona compuestos así como sus composiciones y métodos de uso. Los compuestos modulan la interacción proteína/proteína PD-1/PD-L1 y son útiles en el tratamiento de diversas enfermedades, incluidas enfermedades infecciosas y cáncer.
ANTECEDENTES DE LA INVENCIÓN
[0002] El sistema inmunitario juega un papel importante en el control y erradicación de enfermedades como el cáncer. Sin embargo, las células cancerosas a menudo desarrollan estrategias para evadir o suprimir el sistema inmunológico con el fin de favorecer su crecimiento. Uno de esos mecanismos es la alteración de la expresión de moléculas coestimuladoras y coinhibidoras expresadas en las células inmunitarias (Postow et al, J. Clinical Oncology 2015, 1-9). El bloqueo de la señalización de un punto de control inmunitario inhibidor, como PD-1, ha demostrado ser una modalidad de tratamiento prometedora y eficaz.
[0003] La muerte celular programada-1 (PD-1), también conocida como CD279, es un receptor de superficie celular expresado en células T activadas, células T asesinas naturales, células B y macrófagos (Greenwald et al, Annu. Rev. Immunol 2005, 23:515-548; Okazaki y Honjo, Trends Immunol 2006, (4):195-201). Funciona como un sistema de retroalimentación negativa intrínseco para prevenir la activación de las células T, lo que a su vez reduce la autoinmunidad y promueve la autotolerancia. Además, también se sabe que PD-1 desempeña un papel fundamental en la supresión de la respuesta de células T específicas de antígeno en enfermedades como el cáncer y la infección viral (Sharpe et al, Nat Immunol 20078 , 239-245; Postow et al, J Clínica Oncol 2015, 1-9).
[0004] La estructura de PD-1 consiste en un dominio de tipo variable de inmunoglobulina extracelular seguido de una región transmembrana y un dominio intracelular (Parry et al, Mol Cell Biol 2005, 9543-9553). El dominio intracelular contiene dos sitios de fosforilación ubicados en un motivo inhibidor basado en tirosina de inmunorreceptor y un motivo de cambio basado en tirosina de inmunorreceptor, lo que sugiere que PD-1 regula negativamente las señales mediadas por el receptor de células T. PD-1 tiene dos ligandos, PD-L1 y PD-L2 (Parry et al, Mol Cell Biol 2005, 9543-9553; Latchman et al, Nat Immunol 2001,2, 261 -268), y difieren en sus patrones de expresión. La proteína PD-L1 se regula positivamente en los macrófagos y las células dendríticas en respuesta al tratamiento con lipopolisacáridos y GM-CSF, y en las células T y las células B tras la señalización del receptor de células T y del receptor de células B. PD-L1 también se expresa en gran medida en casi todas las células tumorales, y la expresión aumenta aún más después del tratamiento con IFN-y (Iwai et al, PNAS2002, 99(19): 12293-7; Blank et al, Cancer Res 2004, 64(3): 1140-5). De hecho, se ha demostrado que el estado de expresión de PD-L1 en el tumor es pronóstico en múltiples tipos de tumores (Wang et al, Eur J Surg Oncol 2015; Huang et al, Oncol Rep 2015; Sabatier et al, Oncotarget 2015, 6(7): 5449-5464). La expresión de PD-L2, por el contrario, está más restringida y se expresa principalmente en células dendríticas (Nakae et al, J Immunol 2006, 177:566-73). La unión de PD-1 con sus ligandos PD-L1 y PD-L2 en las células T genera una señal que inhibe la producción de IL-2 e IFN-y , así como la proliferación celular inducida por la activación del receptor de células T (Carter et al, Eur J Immunol 2002, 32(3):634-43, Freeman et al, J Exp Med 2000, 192(7):1027-34). El mecanismo implica el reclutamiento de fosfatasas SHP-2 o SHP-1 para inhibir la señalización del receptor de células T, como la fosforilación de Syk y Lck (Sharpe et al, Nat Immunol 2007, 8 , 239-245). La activación del eje de señalización de PD-1 también atenúa la fosforilación del bucle de activación de PKC-0, que es necesaria para la activación de las vías NF-k B y AP1, y para la producción de citocinas como IL-2, IFN-y y TNF (Sharpe et al., Nat Immunol 2007, 8 , 239-245; Carter et al, Eur J Immunol 2002, 32(3): 634-43; Freeman et al, J Exp Med 2000, 192(7):1027-34).056
[0005] Varias líneas de evidencia de estudios preclínicos en animales indican que PD-1 y sus ligandos regulan negativamente las respuestas inmunitarias. Se ha demostrado que los ratones deficientes en PD-1 desarrollan glomerulonefritis similar al lupus y miocardiopatía dilatada (Nishimura et al, Immunity 1999, 11:141-151; Nishimura et al, Science 2001, 291:319-322). Usando un modelo LCMV de infección crónica, se ha demostrado que la interacción PD-1/PD-L1 inhibe la activación, expansión y adquisición de funciones efectoras de células T CD8 específicas de virus (Barber et al, Nature 2006, 439, 682-7). Juntos, estos datos respaldan el desarrollo de un enfoque terapéutico para bloquear la cascada de señalización inhibidora mediada por PD-1 para aumentar o "rescatar" la respuesta de las células T. En consecuencia, existe la necesidad de nuevos compuestos que bloqueen la interacción proteína/proteína PD-1/PD-L1.
RESUMEN
[0006] La presente descripción proporciona, entre otros, un compuesto de Fórmula (II):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde las variables constituyentes se definen en el presente documento y en las reivindicaciones.
[0007] La presente divulgación proporciona además una composición farmacéutica que comprende un compuesto de la divulgación, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, y al menos un vehículo o excipiente farmacéuticamente aceptable.
[0008] La presente descripción proporciona además compuestos, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, para usar en métodos de modulación o inhibición de la interacción proteína/proteína PD-1/PD-L1, en los que la enfermedad o trastorno es una infección viral o cáncer.
[0009] La presente divulgación proporciona además compuestos, o una sal farmacéuticamente aceptable o un estereoisómero de los mismos, para usar en métodos para tratar una enfermedad o trastorno en un paciente que comprende administrar al paciente una cantidad terapéuticamente eficaz de dicho compuesto de la divulgación, o sal farmacéuticamente aceptable o estereoisómero del mismo.
DESCRIPCIÓN DETALLADA
I. Compuestos
[0010] La presente descripción proporciona, entre otros, un compuesto de Fórmula (II):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en la que:
uno de Y1 e Y2 es N y el otro de Y1 e Y2 es C;
X1 es N o CR1;
X2 es N o CR2;
X3 es N o CR3;
X5 es N o CR5;
X6 es N o CR6;
R1, R2 y R8 son cada uno H;
R9 es alquilo C1-4 o CN;
R3 y R5 son cada uno H;
R6 y R7 se seleccionan cada uno independientemente de H, halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-6, haloalcoxi C1-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10, alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, CN, NO2, ORa, SRa, NHORa, C(O)Ra, C(O)NRaRa, C(O)ORa, OC(O)Ra, OC(O)NRaRa, NHRa, NRaRa, NRaC(O)Ra, NRaC(O)ORa, NRaC(O)NRaRa, C(=NRa)Ra, C(=NRa)NRaRa, NRaC(=NRa)NRaRa, NRaS(O)Ra, NRaS(O)2Ra, NRaS(O)2NRaRa, S(O)Ra, S(O)NRaRa, S(O)2Ra y S(O)2NRaRa, en los que el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5 14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4 de R6 y R7 están cada uno opcionalmente sustituidos con 1, 2, 3 o 4 sustituyentes Rb;
R4 es halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-6, haloalcoxi C1-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10
alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, CN, NO2, ORa, SRa, NHORa, C(O)Ra, C(O)NRaRa, C(O)ORa, OC(O)Ra, OC(O)NRaRa, NHRa, NRaC(O)ORa, NRaC(O)NRaRa, C(=NRa)Ra, C(=NRa)NRaRa, NRaC(=NRa)NRaRa, NRaS(O)Ra, NRaS(O)2Ra, NRaS(O)2NRaRa, S(O)Ra, S(O)NRaRa, S(O)2Ra y S(O)2NRaRa, en los que el alquilo C1-6, alquenilo C2-6, alquinilo
C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, y (heterocicloalquilo de
4-10 miembros)-alquilo C1-4- de R4 están cada uno opcionalmente sustituidos con 1 , 2 , 3 o 4 sustituyentes Rb;
o dos sustituyentes R7 adyacentes en el anillo de fenilo, tomados junto con los átomos de carbono a los que están unidos, forman un anillo de fenilo fusionado, un anillo de heterocicloalquilo fusionado de 5, 6 o 7 miembros, un anillo fusionado de 5 o 6 miembros anillo de heteroarilo o un anillo de cicloalquilo C5-6 condensado, en donde el anillo de heterocicloalquilo de 5, 6 o 7 miembros condensado y el anillo de heteroarilo de 5 o 6 miembros condensado tienen cada uno 1-4 heteroátomos como miembros del anillo seleccionados entre N, O y S y en donde el anillo de fenilo fusionado, el anillo de heterocicloalquilo de 5, 6 o 7 miembros fusionado, el anillo de heteroarilo de 5 o 6 miembros fusionado y el anillo de cicloalquilo C5-6 fusionado están opcionalmente sustituidos con 1 o 2 sustituyentes Rq seleccionados independientemente;
cada Ra se selecciona independientemente de H, CN, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heteroarilo de heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, en donde el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de Ra están opcionalmente sustituidos con 1, 2, 3, 4 o 5 sustituyentes Rd;
cada Rd se selecciona independientemente de alquilo C1-4, haloalquilo C1-4, halo, cicloalquilo C3-10, heterocicloalquilo de 4-10 miembros, CN, NH2, NHORe, ORe, SRe, C(O)Re, C(O)NReRe, C(O)ORe, OC(O)Re, OC(O)NReRe, NHRe, NReRe, NReC(O)Re, NReC(O)NReRe, NReC(O)ORe, C(=NRe)NReRe, NReC(=NRe)NReRe, S(O)Re, S(O)NReRe, S(O)2Re, NReS(O)2Re, NReS(O)2NReRe y S(O)2NReRe, en los que el alquilo C1-4, cicloalquilo
C3-10 y heterocicloalquilo de 4-10 miembros de Rd están opcionalmente sustituidos cada uno con 1 -3 sustituyentes
Rq seleccionados independientemente;
cada sustituyente Rb se selecciona independientemente de halo, alquilo C1-4, haloalquilo C1-4, haloalcoxi C1-4, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo
C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, CN, OH, NH2, NO2, NHORc, ORc, SRc, C(O)Rc, C(O)NRcRc, C(O)ORc, OC(O)Rc, OC(O)NRcRc, C(=NRc)NRcRc, NRcC(= NRc)NRcRc, NHRc, NRcRc, NRcC(O)Rc, NRcC(O)ORc, NRcC(O)NRcRc, NRcS(O)Rc, NRcS(O)2Rc, NRcS(O)2NRcRc, S(O)Rc, S(O)NRcRc, S(O)2Rc o S(O)2NRcRc; en donde el alquilo C1-4, haloalquilo C1-4, haloalcoxi C1-4, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de
4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de Rb están opcionalmente sustituidos cada uno con 1-3 independientemente sustituyentes Rd seleccionados;
cada Rc se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo
C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, en donde el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de
Rc están opcionalmente sustituidos con 1, 2, 3, 4 o 5 sustituyentes Rf seleccionados independientemente de alquilo C1-4, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, halo, CN, NHORg, ORg, SRg, C(O)Rg, C(O)NRgRg, C(O)ORg, OC(O)Rg, OC(O)NRgRg, NHRg, NRgRg, NRgC(O)Rg, NRgC(O)NRgRg, NRgC(O)ORg, C(=NRg)NRgRg, NRgC(=NRg)NRgRg, S(O)Rg, S(O)NRgRg, S(O)2Rg, NRgS(O)2Rg, NRSS(O)2NRgRg y S(O)2NRgRg; en donde el alquilo C1-4, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de
Rf están cada uno opcionalmente sustituidos con 1, 2, 3, 4 o 5 sustituyentes Rn seleccionados independientemente de alquilo C1-4, haloalquilo C1-4, halo, CN, NHORo, ORo, SRo, C(O)Ro, C(O)NRoRo, C(O)ORo, OC(O)Ro, OC(O)NRoRo, NHRo, NRoRo, NRoC(O)Ro, NRoC(O)NRoRo, NRoC(O)ORo, C(=NRo)NRoRo, NRoC(=NRo) NRoRo, S(O)Ro, S(O)NRoRo, S(O)2Ro, NRoS(O)2Ro, NR°S(O)2NR°R° y S(O)2NRoRo;
cada Rg se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo
C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, en donde el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de
Rg están cada uno opcionalmente sustituidos con 1-3 sustituyentes Rp seleccionados independientemente;
o cualquiera de los dos sustituyentes Ra junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 , 7, 8 , 9 o 10 miembros opcionalmente sustituido con 1, 2 o 3 sustituyentes Rh
seleccionado independientemente de alquilo Ci-6, cicloalquilo C3-10, heterocicloalquilo de 4-7 miembros, arilo C6-10, heteroarilo de 5-6 miembros, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-6 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-7 miembros)-alquilo C1-4-, haloalquilo C1-6, alquenilo C2-6, alquinilo C2-6, halo, CN, ORi, SRi, NHORi, C(O)Ri, C(O)NRiRi, C(O)ORi OC(O)Ri, OC(O)NRiRi, NHRi, NRiRi, NRiC(O)Ri, NRiC(O)NRiRi, NRiC(O)ORi, C(=NRi)NRiRi, NRiC(=NRi)NRiRi, S(O)Ri, S(O)NRiRi, S(O)2Ri, NRiS(O)2Ri, NRiS(O)2NRiRi y S(O)2NRiRi, donde el alquilo C1-6, cicloalquilo C3-10, heterocicloalquilo de 4-7 miembros, arilo C6-10, heteroarilo de 5-6 miembros, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-6 miembros)-alquilo C1-4-, (heterocicloalquilo de 4 7 miembros)-alquilo C1-4- de Rh están opcionalmente sustituidos con 1, 2 o 3 sustituyentes Rj seleccionados independientemente de cicloalquilo C3-6, arilo C6-10, heteroarilo de 5 o 6 miembros, alquenilo C2-4, alquinilo C2-4, halo, alquilo C1-4, haloalquilo C1-4, CN, NHORk, ORk, SRk, C(O)Rk, C(O)NRkRk, C(O)ORk, OC(O)Rk, OC(O)NRkRk, NHRk, NRkRk, NRkC(O)Rk, NRkC(O)NRkRk, NRkC (O)ORk, C(=NRk)NRkRk, NRkC(=NRk)NRkRk, S(O)Rk, S(O)NRkRk, S(O)2Rk, NRkS(O)2Rk, NRkS(O)2NRkRk, y S(O)2NRkRk; o dos grupos Rh unidos al mismo átomo de carbono del heterocicloalquilo de 4 a 10 miembros tomados junto con el átomo de carbono al que se unen forman un cicloalquilo C3-6 o un heterocicloalquilo de 4 a 6 miembros que tiene 1 -2 heteroátomos como miembros del anillo seleccionados de O, N o S;
o cualquiera de los dos sustituyentes Rc junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente;
o cualquiera de los dos sustituyentes Re junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente;
o cualquiera de los dos sustituyentes Rg junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente;
o cualquiera de los dos sustituyentes Ro junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente; y
cada Re, Ri, Rk, Ro o Rp se selecciona independientemente de H, alquilo C1-4, cicloalquilo C3-6, arilo C6-10, heteroarilo de 5 o 6 miembros, haloalquilo C1-4, alquenilo C2-4 y alquinilo C2-4, en donde el alquilo C1-4, cicloalquilo C3-6, arilo C6-10, heteroarilo de 5 o 6 miembros, alquenilo C2-4 y alquinilo C2-4 de Re, Ri, Rk, Ro o Rp están cada uno opcionalmente sustituidos con 1,2 o 3 sustituyentes Rq;
cada Rq se selecciona independientemente de OH, CN, -COOH, NH2, halo, alquilo C1-4, alcoxi C1-4, alquiltio C1-4, fenilo, heteroarilo de 5-6 miembros, cicloalquilo C3-6, NHR12, NR12R12 y haloalcoxi C1-4, en donde el alquilo C1-4, el fenilo y el heteroarilo de 5-6 miembros de Rq están opcionalmente sustituidos con OH, CN, -COOH, NH2, alcoxi C1-4, cicloalquilo C3-10 y heterocicloalquilo de 4-6 miembros y cada R12 es independientemente alquilo C1-6 ; ~ es un enlace sencillo o un enlace doble para mantener el anillo A siendo aromático;
el subíndice n es un número entero de 1,2, 3, 4 o 5; y
el subíndice m es un número entero de 1, 2 o 3.
[0011] En algunas formas de realización, dos sustituyentes R7 adyacentes en el anillo de fenilo, tomados junto con los átomos de carbono a los que están unidos, forman un anillo de fenilo fusionado, un anillo de heterocicloalquilo de 5 o 6 miembros, un anillo de heteroarilo de 5 o 6 miembros condensado o un anillo de cicloalquilo C5-6 condensado, en donde el anillo heterocicloalquilo de 5 o 6 miembros condensado y el anillo de heteroarilo de 5 o 6 miembros condensado cada uno tienen de 1 a 4 heteroátomos como miembros del anillo seleccionados entre N, O y S y en donde el anillo de fenilo condensado, el anillo de heterocicloalquilo de 5 o 6 miembros fusionado, el anillo de heteroarilo de 5 o 6 miembros fusionado y el anillo de cicloalquilo C5-6 fusionado están cada uno opcionalmente sustituidos con 1 o 2 sustituyentes Rq seleccionados independientemente. Los compuestos, o sus sales o estereoisómeros farmacéuticamente aceptables, como se describe en el presente documento, son útiles como inhibidores de la interacción proteína/proteína PD-1/PD-L1. Por ejemplo, los compuestos o las sales farmacéuticamente aceptables o los estereoisómeros de los mismos, como se describe en el presente documento, pueden interrumpir la interacción proteína/proteína PD-1/PD-L1 en la vía PD-1.
[0012] En algunas formas de realización, la presente descripción proporciona compuestos que tienen la Fórmula (II):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde R4 es halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-6, haloalcoxi C1-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo
de 4-10 miembros, arilo C6-i0-alquilo C1-4-, cicloalquilo C3-i0-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, C n , NO2, ORa, SRa, NHORa, C(O)Ra, C(O)NRaRa, C(O)ORa, OC(O)Ra, OC(O))NRaRa, NHRa, NRaRa, NRaC(O)Ra, NRaC(O)ORa, NRaC(O)NRaRa, C(=NRa)Ra, C(=NRa)NRaRa, NRaC(=NRa)NRaRa, NRaS(O)Ra, NRaS(O)2Ra, NRaS(O)2NRaRa, S(O)Ra, S(O)NRaRa, S(O)2Ra y S(O)2NRaRa, en los que el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de R4 están opcionalmente sustituidos con 1,2, 3 o 4 sustituyentes Rb. Otras variables de fórmula (II) son como se definen aquí o cualquier forma de realización de compuestos de fórmula (II) como se describe aquí. En una forma de realización de los compuestos de Fórmula (II), R9 es CH3 o CN.
[0013] En algunas formas de realización, la presente divulgación proporciona compuestos que tienen la Fórmula (III):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde las variables de Fórmula (III) son como se definen en la Fórmula (II) anterior o cualquier forma de realización de compuestos de Fórmula (II) como se describe en este documento.
[0014] En algunas formas de realización, la presente divulgación proporciona compuestos que tienen la Fórmula (IV):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde las variables de Fórmula (IV) son como se definen en la Fórmula (II) anterior o cualquier forma de realización de compuestos de Fórmula (II) como se describe en este documento.
[0015] En algunas formas de realización, la presente descripción proporciona compuestos que tienen la fórmula (V):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, donde las variables de Fórmula (V) son como se definen en la Fórmula (II) anterior o cualquier forma de realización de compuestos de Fórmula (II) como se describe en este documento.
[0016] En algunas formas de realización, la presente divulgación proporciona compuestos que tienen la Fórmula (VI):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde las variables de Fórmula (VI) son como se definen en la Fórmula (II) anterior o cualquier forma de realización de compuestos de Fórmula (II) como se describe en este documento.
[0017] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, o una sal farmacéuticamente aceptable o un estereoisómero de los mismos, el resto:

se selecciona de:

donde los sustituyentes R1, R2, R3, R4, R5 y R6 son como se definen en la Fórmula (II) anterior o cualquier forma de realización de los compuestos de Fórmula (II) como se describe en el presente documento. En ciertas formas de realización, en cada aparición, R1, R2, R3 y R5 son cada uno H.
[0018] En algunas formas de realización, el resto:

se selecciona de:

, donde los sustituyentes R1, R2, R3, R4, R5 y R6 son como definido en la fórmula (II) anterior o cualquier forma de realización de los compuestos de fórmula (II) como se describe en el presente documento.
[0019] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, X1 es N, X2 es CH, X3, X5 y X6 son cada uno CH, Y1 es N e Y2 es C.
[0020] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, X1 es CH, X2 es CH, X3, X5 y X6 son cada uno CH, Y1 es C e Y2 es N.
[0021] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, X1 es CH, X2 es CH, X3 y X6 son cada uno CH, X5 es N, Y1 es C e Y2 es N.
[0022] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, X1 es N, X2 es CH, X3 y X6 son cada uno N, X5 es CH, Y1 es N e Y2 es C.
[0023] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, X1 es N, X2 es CH, X3 y X5 son cada uno CH, X6 es N, Y1 es N e Y2 es C.
[0024] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, X1 es N, X2 es CH, X3 y X6 son cada uno CH, X5 es N, Y1 es N e Y2 es C.
[0025] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, o VIII, X1 es N, X2 es CH, X5 y X6 son cada uno CH, X3 es N, Y1 es N e Y2 es C.
[0026] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, o VIII, X1 y X2 son cada uno N, X3, X5 y X6 son cada uno CH, Y1 es C e Y2 es N.
[0027] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, X1 y X2 son cada uno N, X3 es CH, X5 es N, X6 es CR6, Y1 es C e Y2 es N.
[0028] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, o VIII, X1 es N, X2 es CH, X3 y X5 son cada uno CH, X6 es CR6, Y1 es N e Y2 es C.
[0029] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, X1 y X2 son cada uno N, X3 y X5 son cada uno CH, X6 es CR6, Y1 es N e Y2 es C.
[0030] En algunas formas de realización, R9 es alquilo C1-4 o CN.
[0031] En algunas formas de realización, R9 es CH3 o CN.
[0032] En algunas formas de realización, cada uno de R7 y R8 es H.
[0033] En algunas formas de realización, R8 es H.
[0034] En algunas formas de realización de compuestos de Fórmula II, I, IV, V o VI, X2, X3, X5 y X6 son cada uno CH.
[0035] En algunas formas de realización de compuestos de Fórmula II, I , IV, V o VI, X1, X2, X3, X5 y X6 son cada uno CH.
[0036] En algunas formas de realización de compuestos de Fórmula I III, IV, V o VI, X1, X2, X3 y X6 son cada uno CH [0037] En algunas formas de realización de compuestos de Fórmula I III, IV, V o VI, X2 y X5 son cada uno CH [0038] En algunas formas de realización de compuestos de Fórmula I III, IV, V o VI, X2, X3 y X5 son cada uno CH.
[0039] En algunas formas de realización de compuestos de Fórmula I III, IV, V o VI, X2 y X6 son cada uno CH [0040] En algunas formas de realización de compuestos de Fórmula I III, IV, V o VI, X2, X5 y X6 son cada uno CH.
[0041] En algunas formas de realización de compuestos de Fórmula I III, IV, V o VI, X3, X5 y X6 son cada uno CH.
[0042] En algunas formas de realización de compuestos de fórmula II, I IV, V o VI, X3 es CH.
[0043] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, R4 es alquilo C1-4 sustituido con Rb. En ciertas formas de realización, Rb es NHRc o NRcRc. En otras formas de realización, Rb es 2-hidroxietilamino, 2-hidroxietil(metil)amino, 2-carboxipiperidin-1 -il, (cianometil)amino, (S)-2-carboxipiperidin-1 -ilo, (R)-2-carboxipiperidin-1 -ilo o 2-carboxipiperidin-1 -ilo. En otras formas de realización, R4 es alquilo C1-4 sustituido con Rd. En otras formas de realización, R4 es alquilo C1-4 sustituido con Rf. En otras formas de realización, R4 es alquilo C1-4 sustituido con Rh. En otras formas de realización, R4 es alquilo C1-4 sustituido con Rj. En otras formas de realización, R4 es alquilo C1-4 sustituido con Rn. En otras formas de realización, R4 es alquilo C1-4 sustituido con Rq.
[0044] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, R4 es -CH2Rb. En ciertas formas de realización, Rb es NHRc o NRcRc. En otras formas de realización, Rb es 2-hidroxietilamino, 2-hidroxietil(metil)amino, 2-carboxipiperidin-1-ilo, (cianometil)amino, (S)-2-carboxipiperidin-1-ilo, (R)-2-carboxipiperidin-1 -ilo o 2-carboxipiperidin-1-ilo. En otras formas de realización, R4 es -CH2-Rd. En otras formas de realización, R4 es -CH2-Rf. En otras formas de realización, R4 es -CH2-Rh. En otras formas de realización, R4 es -CH2-Rj. En otras formas de realización, R4 es -CH2-Rn. En otras formas de realización, R4 es -CH2-Rq.
[0045] En algunas formas de realización de compuestos de Fórmula II, III, IV, V o VI, R4 es 2-hidroxietilaminometilo, 2-hidroxietil(metil)aminometilo, 2-carboxipiperidin-1 -ilmetilo, (cianometil)aminometilo, (S)-2-carboxipiperidin-1 -ilmetilo, (R)-2-carboxipiperidin-1 -ilmetilo o 2-carboxipiperidin-1 -ilmetilo.
[0046] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, R6 es H, halo o alquilo C1-6 opcionalmente sustituido con 1-3 sustituyentes Rq.
[0047] En algunas formas de realización de compuestos de fórmula II, III, IV, V o VI, R6 es H, halo o CH3.
[0048] Se aprecia además que ciertas características de la invención, que, para mayor claridad, se describen en el contexto de formas de realización separadas, también se pueden proporcionar en combinación en una sola forma de realización (mientras que las formas de realización están destinadas a combinarse como si estuvieran escritas en forma multidependiente). A la inversa, diversas características de la invención que, por razones de brevedad, se describen en el contexto de una sola forma de realización, también se pueden proporcionar por separado o en cualquier subcombinación adecuada. Por lo tanto, se contempla que las características descritas como formas de realización de los compuestos de fórmula (II) se pueden combinar en cualquier combinación adecuada.
[0049] En varios lugares de la presente especificación, ciertas características de los compuestos se describen en grupos o en rangos. Se pretende específicamente que tal divulgación incluya todas y cada una de las subcombinaciones individuales de los miembros de tales grupos y rangos. Por ejemplo, el término "alquilo C1-6" pretende específicamente describir individualmente (sin limitación) metilo, etilo, alquilo C3, alquilo C4, alquilo C5 y alquilo C6.
[0050] El término "n-miembro", donde n es un número entero, típicamente describe el número de átomos que forman el anillo en un resto donde el número de átomos que forman el anillo es n. Por ejemplo, piperidinilo es un ejemplo de un anillo heterocicloalquilo de 6 miembros, pirazolilo es un ejemplo de un anillo heteroarilo de 5 miembros, piridilo es un ejemplo de un anillo heteroarilo de 6 miembros y 1,2,3,4-tetrahidro-naftaleno es un ejemplo de un grupo cicloalquilo de 10 miembros.
[0051] En varios lugares de la presente especificación, se pueden describir variables que definen grupos de enlace divalentes. Pretende específicamente que cada sustituyente de enlace incluyera tanto la forma directa como la inversa
del sustituyente de enlace. Por ejemplo, -NR(CR'R")n- incluye tanto -NR(CR'R")n- como -(CR'R")nNR- y pretende divulgar cada una de las formas individualmente. Cuando la estructura requiera un grupo de enlace, las variables de Markush enumeradas para ese grupo se entiende que son grupos de enlace. Por ejemplo, si la estructura requiere un grupo de enlace y la definición de grupo de Markush para esa variable enumera "alquilo" o "arilo", entonces se entiende que el "alquilo" o "arilo" representa un grupo alquileno de enlace o un grupo arileno, respectivamente.
[0052] El término "sustituido" significa que un átomo o grupo de átomos reemplaza formalmente al hidrógeno como un "sustituyente" unido a otro grupo. El término " sustituido", a menos que se indique lo contrario, se refiere a cualquier nivel de sustitución, por ejemplo, mono-, di-, tri-, tetra- o penta-sustitución, donde dicha sustitución está permitida. Los sustituyentes se seleccionan independientemente, y la sustitución puede ser en cualquier posición químicamente accesible Debe entenderse que la sustitución en un átomo dado está limitada b y valencia. Debe entenderse que la sustitución en un átomo dado da como resultado una molécula químicamente estable. La frase "opcionalmente sustituido" significa sin sustituir o sustituido. El término "sustituido" significa que se elimina un átomo de hidrógeno y se reemplaza por un sustituyente. Un solo sustituyente divalente, por ejemplo, oxo, puede reemplazar dos átomos de hidrógeno.
[0053] El término "Cn-m" indica un rango que incluye los puntos finales, donde n y m son números enteros e indican el número de carbonos. Los ejemplos incluyen C1-4, C1-6 y similares.
[0054] El término "alquilo", empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarburo saturado que puede ser de cadena lineal o ramificada. El término "alquilo Cn-m" se refiere a un grupo alquilo que tiene de n a m átomos de carbono. Un grupo alquilo corresponde formalmente a un alcano con un enlace CH reemplazado por el punto de unión del grupo alquilo al resto del compuesto. En algunas formas de realización, el grupo alquilo contiene de 1 a 6 átomos de carbono, de 1 a 4 átomos de carbono, de 1 a 3 átomos de carbono o de 1 a 2 átomos de carbono. Los ejemplos de restos alquilo incluyen, pero no se limitan a grupos químicos tales como metilo, etilo, n-propilo, isopropilo, n-butilo, ferc-butilo, isobutilo, sec-butilo; homólogos superiores tales como 2-metil-1 -butilo, n-pentilo, 3-pentilo, n-hexilo, 1.2.2- trimetilpropilo y similares.
[0055] El término "alquenilo", empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarbonado de cadena lineal o ramificada que corresponde a un grupo alquilo que tiene uno o más enlaces dobles carbono-carbono. Un grupo alquenilo corresponde formalmente a un alqueno con un enlace CH reemplazado por el punto de unión del grupo alquenilo al resto del compuesto. El término "alquenilo Cn-m" se refiere a un grupo alquenilo que tiene n a m carbonos. En algunas formas de realización, el resto alquenilo contiene de 2 a 6, de 2 a 4 o de 2 a 3 átomos de carbono. Los grupos alquenilo de ejemplo incluyen, pero no se limitan a etenilo, n-propenilo, isopropenilo, n-butenilo, sec-butenilo y similares.
[0056] El término "alquinilo", empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarbonado de cadena lineal o ramificada que corresponde a un grupo alquilo que tiene uno o más enlaces carbono-carbono triples. Un grupo alquinilo corresponde formalmente a un alquino con un enlace CH reemplazado por el punto de unión del grupo alquilo al resto del compuesto. El término "alquinilo Cn-m" se refiere a un grupo alquinilo que tiene n a m carbonos. Los ejemplos de grupos alquinilo incluyen, pero no se limitan a etinilo, propin-1 -ilo, propin-2-ilo y similares. En algunas formas de realización, el resto alquinilo contiene de 2 a 6, de 2 a 4 o de 2 a 3 átomos de carbono.
[0057] El término "alquileno", empleado solo o en combinación con otros términos, se refiere a un grupo de enlace alquilo divalente. Un grupo alquileno corresponde formalmente a un alcano con dos enlaces CH reemplazados por puntos de unión del grupo alquileno al resto del compuesto. El término "alquileno Cn-m" se refiere a un grupo alquileno que tiene de n a m átomos de carbono. Los ejemplos de grupos alquileno incluyen, entre otros, etano-1,2-diilo, propan-1,3-diilo, propan-1.2- diilo, butan-1,4-diilo, butan-1,3-diilo, butan-1,2-diilo, 2-metil-propan-1,3-diilo y similares.
[0058] El término "alcoxi", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -O-alquilo, en donde el grupo alquilo es como se define anteriormente. El término "alcoxi Cn-m" se refiere a un grupo alcoxi, cuyo grupo alquilo tiene de n a m de carbonos. Los grupos alcoxi de ejemplo incluyen metoxi, etoxi, propoxi (p. ej., n-propoxi e isopropoxi), f-butoxi y similares. En algunas formas de realización, el grupo alquilo tiene de 1 a 6, de 1 a 4 o de 1 a 3 átomos de carbono.
[0059] El término "amino" se refiere a un grupo de fórmula -NH2.
[0060] El término "carbamilo" se refiere a un grupo de fórmula -C(O)NH2.
[0061] El término "carbonilo", empleado solo o en combinación con otros términos, se refiere a un grupo -C(=O)-, que también puede escribirse como C(O).
[0062] El término "ciano" o "nitrilo" se refiere a un grupo de fórmula -C=N, que también puede escribirse como -CN.
[0063] Los términos "halo" o "halógeno", usados solos o en combinación con otros términos, se refieren a flúor, cloro, bromo y yodo. En algunas formas de realización, "halo" se refiere a un átomo de halógeno seleccionado entre F, Cl o Br. En algunas formas de realización, los grupos halo son F.
[0064] El término "haloalquilo", como se usa en el presente documento, se refiere a un grupo alquilo en donde uno o más de los átomos de hidrógeno han sido reemplazados por un átomo de halógeno. El término "haloalquilo Cn-m" se refiere a un grupo alquilo Cn-m que tiene de n a m átomos de carbono y de al menos uno hasta {2(n a m)+1} átomos de halógeno, que pueden ser iguales o diferentes. En algunas formas de realización, los átomos de halógeno son átomos de flúor. En algunas formas de realización, el grupo haloalquilo tiene de 1 a 6 o de 1 a 4 átomos de carbono. Los ejemplos de grupos haloalquilo incluyen CF3, C2F5, CHF2, CCh, CHCl2, C2Cl5 y similares. En algunas formas de realización, el grupo haloalquilo es un grupo fluoroalquilo.
[0065] El término "haloalcoxi", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -O-haloalquilo, en donde el grupo haloalquilo es como se define anteriormente. El término "haloalcoxi Cn-m" se refiere a un grupo haloalcoxi, cuyo grupo haloalquilo tiene n a m carbonos. Los ejemplos de grupos haloalcoxi incluyen trifluorometoxi y similares. En algunas formas de realización, el grupo haloalcoxi tiene de 1 a 6, de 1 a 4 o de 1 a 3 átomos de carbono.
[0066] El término "oxo" se refiere a un átomo de oxígeno como sustituyente divalente, que forma un grupo carbonilo cuando se une a carbono, o se une a un heteroátomo que forma un grupo sulfóxido o sulfona, o un grupo W-óxido. En algunas formas de realización, los grupos heterocíclicos pueden estar opcionalmente sustituidos con 1 o 2 sustituyentes oxo (=O).
[0067] El término "sulfido" se refiere a un átomo de azufre como sustituyente divalente, que forma un grupo tiocarbonilo (C=S) cuando se une al carbono.
[0068] El término "aromático" se refiere a un carbociclo o heterociclo que tiene uno o más anillos poliinsaturados que tienen carácter aromático (es decir, que tiene (4n 2) electrones n (pi) deslocalizados donde n es un número entero).
[0069] El término "arilo", empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarburo aromático, que puede ser monocíclico o policíclico (p. ej., que tiene 2 anillos condensados). El término "arilo Cn-m" se refiere a un grupo arilo que tiene de n a m átomos de carbono en el anillo. Los grupos arilo incluyen, por ejemplo, fenilo, naftilo, indanilo, indenilo y similares. En algunas formas de realización, los grupos arilo tienen de 6 a aproximadamente 10 átomos de carbono. En algunas formas de realización, los grupos arilo tienen 6 átomos de carbono. En algunas formas de realización, los grupos arilo tienen 10 átomos de carbono. En algunas formas de realización, el grupo arilo es fenilo. En algunas formas de realización, el grupo arilo es naftilo.
[0070] El término "heteroarilo" o "heteroaromático", empleado solo o en combinación con otros términos, se refiere a un heterociclo aromático monocíclico o policíclico que tiene al menos un miembro del anillo heteroátomo seleccionado de azufre, oxígeno y nitrógeno. En algunas formas de realización, el anillo de heteroarilo tiene 1,2, 3 o 4 miembros de anillo de heteroátomo seleccionados independientemente de nitrógeno, azufre y oxígeno. En algunas formas de realización, cualquier N formador de anillo en un resto heteroarilo puede ser un N-óxido. En algunas formas de realización, el heteroarilo tiene de 5 a 14 átomos en el anillo que incluyen átomos de carbono y 1, 2, 3 o 4 miembros del anillo heteroátomo seleccionados independientemente de nitrógeno, azufre y oxígeno. En algunas formas de realización, el heteroarilo tiene de 5 a 10 átomos en el anillo que incluyen átomos de carbono y 1, 2, 3 o 4 miembros del anillo heteroátomo seleccionados independientemente de nitrógeno, azufre y oxígeno. En algunas formas de realización, el heteroarilo tiene 5-6 átomos en el anillo y 1 o 2 miembros del anillo heteroátomo seleccionados independientemente de nitrógeno, azufre y oxígeno. En algunas formas de realización, el heteroarilo es un anillo de heteroarilo de cinco o seis miembros. En otras formas de realización, el heteroarilo es un anillo de heteroarilo bicíclico condensado de ocho miembros, nueve miembros o diez miembros. Ejemplos de grupos heteroarilo incluyen, pero no se limitan a piridintilo (piridilo), pirimidinilo, pirazinilo, piridazinilo, pirrolilo, pirazolilo, azolilo, oxazolilo, tiazolilo, imidazolilo, furanilo, tiofenilo, quinolinilo, isoquinolinilo, naftiridinilo (incluyendo 1,2-, 1,3-, 1,4-, 1,5-, 1,6-, 1,7-, 1,8-, 2,3-y 2,6-naftiridina), indolilo, benzotiofenilo, benzofuranilo, bencisoxazolilo, imidazo[1,2-¿>]tiazolilo, purinilo y similares.
[0071] Un anillo heteroarilo de cinco miembros es un grupo heteroarilo que tiene cinco átomos en el anillo en donde uno o más (p. ej., 1, 2 o 3) átomos en el anillo se seleccionan independientemente de N, O y S. Los ejemplos de heteroarilo en el anillo de cinco miembros incluyen tienilo, furilo, pirrolilo, imidazolilo, tiazolilo, oxazolilo, pirazolilo, isotiazolilo, isoxazolilo, 1,2,3-triazolilo, tetrazolilo, 1,2,3-tiadiazolilo, 1,2,3-oxadiazolilo, 1,2,4-triazolilo, 1,2,4-tiadiazolilo, 1,2,4-oxadiazolilo, 1,3,4-triazolilo, 1,3,4-tiadiazolilo y 1,3,4-oxadiazolilo.
[0072] Un anillo heteroarilo de seis miembros es un grupo heteroarilo que tiene seis átomos en el anillo en donde uno o más (p. ej., 1,2 o 3) átomos en el anillo se seleccionan independientemente de N, O y S. Ejemplos de heteroarilo de anillo de seis miembros son piridilo, pirazinilo, pirimidinilo, triazinilo y piridazinilo.
[0073] El término "cicloalquilo", empleado solo o en combinación con otros términos, se refiere a un sistema de anillo de hidrocarburo no aromático (monocíclico, bicíclico o policíclico), que incluye grupos alquilo y alquenilo ciclados. El término "cicloalquilo Cn-m" se refiere a un cicloalquilo que tiene de n a m átomos de carbono en los miembros del anillo. Los grupos cicloalquilo pueden incluir grupos mono o policíclicos (p. ej., que tienen 2, 3 o 4 anillos condensados) y espirociclos. Los grupos cicloalquilo pueden tener 3, 4, 5, 6 o 7 carbonos formadores de anillos (C3-7). En algunas formas de realización, el grupo cicloalquilo tiene de 3 a 6 miembros en el anillo, de 3 a 5 miembros en el anillo o de 3 a 4 miembros en el anillo. En algunas formas de realización, el grupo cicloalquilo es monocíclico. En algunas formas de realización, el grupo cicloalquilo
es monocíclico o bicíclico. En algunas formas de realización, el grupo cicloalquilo es un grupo cicloalquilo monocíclico C3-6. Los átomos de carbono formadores de anillos de un grupo cicloalquilo pueden oxidarse opcionalmente para formar un grupo oxo o sulfido. Los grupos cicloalquilo también incluyen cicloalquilidenos. En algunas formas de realización, cicloalquilo es ciclopropilo, ciclobutilo, ciclopentilo o ciclohexilo. También se incluyen en la definición de cicloalquilo restos que tienen uno o más anillos aromáticos fusionados (es decir, que tienen un enlace en común) con el anillo cicloalquilo, por ejemplo, derivados benzo o tienilo de ciclopentano, ciclohexano y similares. Un grupo cicloalquilo que contiene un anillo aromático fusionado se puede unir a través de cualquier átomo formador de anillo, incluido un átomo formador de anillo del anillo aromático fusionado. Los ejemplos de grupos cicloalquilo incluyen ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, cicloheptilo, ciclopentenilo, ciclohexenilo, ciclohexadienilo, cicloheptatrienilo, norbornilo, norpinilo, norcarnilo, biciclo[1.1.1]pentanilo, biciclo[2.1.1]hexanilo y similares. En algunas formas de realización, el grupo cicloalquilo es ciclopropilo, ciclobutilo, ciclopentilo o ciclohexilo.
[0074] El término "heterocicloalquilo", empleado solo o en combinación con otros términos, se refiere a un anillo o sistema de anillo no aromático, que puede contener opcionalmente uno o más grupos alquenileno como parte de la estructura del anillo, que tiene al menos un heteroátomo miembro del anillo seleccionado independientemente de nitrógeno, azufre, oxígeno y fósforo, y que tiene de 4 a 10 miembros del anillo, de 4 a 7 miembros del anillo o de 4 a 6 miembros del anillo. Incluidos dentro del término "heterocicloalquilo" están monocíclicos grupos heterocicloalquilo de 4, 5, 6 y 7 miembros. Los grupos heterocicloalquilo pueden incluir sistemas de anillos mono o bicíclicos (p. ej., que tienen dos anillos fusionados o con puente). En algunas formas de realización, el grupo heterocicloalquilo es un grupo monocíclico que tiene 1, 2 o 3 heteroátomos seleccionados independientemente entre nitrógeno, azufre y oxígeno. Los átomos de carbono que forman el anillo y los heteroátomos de un grupo heterocicloalquilo pueden oxidarse opcionalmente para formar un grupo oxo o sulfido u otro enlace oxidado (p. ej., C(O), S(O), C(S) o S(O)2, W-óxido, etc.) o un átomo de nitrógeno puede cuaternizarse. El grupo heterocicloalquilo se puede unir a través de un átomo de carbono formador de anillo o un heteroátomo formador de anillo. En algunas formas de realización, el grupo heterocicloalquilo contiene de 0 a 3 dobles enlaces. En algunas formas de realización, el grupo heterocicloalquilo contiene de 0 a 2 dobles enlaces. También se incluyen en la definición de heterocicloalquilo los restos que tienen uno o más anillos aromáticos fusionados (es decir, que tienen un enlace en común) con el anillo heterocicloalquilo, por ejemplo, derivados benzo o tienilo de piperidina, morfolina, azepina, etc. Un heterocicloalquilo El grupo que contiene un anillo aromático fusionado se puede unir a través de cualquier átomo formador de anillo, incluido un átomo formador de anillo del anillo aromático fusionado. Los ejemplos de grupos heterocicloalquilo incluyen azetidinilo, azepanilo, dihidrobenzofuranilo, dihidrofuranilo, dihidropiranilo, morfolino, 3-oxa-9-azaspiro[5.5]undecanilo, 1-oxa-8-azaspiro[4.5]decanilo, piperidinilo, piperazinilo, oxopiperazinilo, piranilo, pirrolidinilo, quinuclidinilo, tetrahidrofuranilo, tetrahidropiranilo, 1,2,3,4-tetrahidroquinolinilo, tropanilo y tiomorfolino.
[0075] En ciertos lugares, las definiciones o formas de realización se refieren a anillos específicos (p. ej., un anillo de azetidina, un anillo de piridina, etc.). A menos que se indique lo contrario, estos anillos se pueden unir a cualquier miembro del anillo siempre que no se exceda la valencia del átomo. Por ejemplo, un anillo de azetidina puede estar unido en cualquier posición del anillo, mientras que un anillo de azetidin-3-ilo está unido en la posición 3.
[0076] Los compuestos descritos en el presente documento pueden ser asimétricos (p. ej., tener uno o más estereocentros). Todos los estereoisómeros, tales como enantiómeros y diastereómeros, están destinados a menos que se indique lo contrario. Los compuestos de la presente invención que contienen átomos de carbono asimétricamente sustituidos se pueden aislar en formas ópticamente activas o racémicas. Los métodos sobre cómo preparar formas ópticamente activas a partir de materiales de partida ópticamente inactivos son conocidos en la técnica, como por resolución de mezclas racémicas o por síntesis estereoselectiva. Muchos isómeros geométricos de olefinas, dobles enlaces C=N y similares también pueden estar presentes en los compuestos descritos en el presente documento, y todos estos isómeros estables se contemplan en la presente invención. Los isómeros geométricos cis y trans de los compuestos de la presente invención se describen y pueden aislarse como una mezcla de isómeros o como formas isoméricas separadas.
[0077] La resolución de mezclas racémicas de compuestos se puede llevar a cabo mediante cualquiera de los numerosos métodos conocidos en la técnica. Un método incluye la recristalización fraccionada utilizando un ácido de resolución quiral que es un ácido orgánico formador de sal ópticamente activo. Agentes de resolución adecuados para métodos de recristalización fraccionada son, por ejemplo, ácidos ópticamente activos, tales como las formas D y L de ácido tartárico, ácido diacetiltartárico, ácido dibenzoiltartárico, ácido mandélico, ácido málico, ácido láctico o los diversos ácidos canforsulfónicos ópticamente activos tales como ácido p-canforsulfónico. Otros agentes de resolución adecuados para los métodos de cristalización fraccionada incluyen formas estereoisoméricamente puras de a-metilbencilamina (p. ej., formas S y R, o formas diastereoméricamente puras), 2-fenilglicinol, norefedrina, efedrina, N-metilefedrina, ciclohexiletilamina, 1,2-diaminociclohexano y similares.
[0078] La resolución de mezclas racémicas también se puede llevar a cabo mediante elución en una columna rellena con un agente de resolución ópticamente activo (p. ej., dinitrobenzoilfenilglicina). La composición de disolvente de elución adecuada puede ser determinada por un experto en la técnica.
[0079] En algunas formas de realización, los compuestos de la invención tienen la configuración (R). En otras formas de realización, los compuestos tienen la configuración (S). En compuestos con más de un centro quiral, cada uno de los centros quirales del compuesto puede ser independientemente (R) o (S), a menos que se indique lo contrario.
[0080] Los compuestos de la invención también incluyen formas tautoméricas. Las formas tautoméricas resultan del intercambio de un enlace simple con un doble enlace adyacente junto con la migración concomitante de un protón. Las formas tautoméricas incluyen tautómeros prototrópicos que son estados de protonación isoméricos que tienen la misma fórmula empírica y carga total. Ejemplos de tautómeros prototrópicos incluyen pares de cetona - enol, pares de amida -ácido imídico, pares de lactama - lactima, pares de enamina - imina y formas anulares en las que un protón puede ocupar dos o más posiciones de un sistema heterocíclico, por ejemplo, 1H- y 3H-imidazol, 1H-, 2H- y 4H- 1,2,4-triazol, 1H- y 2H-isoindol y 1H- y 2H-pirazol. Las formas tautoméricas pueden estar en equilibrio o estar bloqueadas estéricamente en una forma por sustitución apropiada.
[0081] Los compuestos de la invención también pueden incluir todos los isótopos de átomos que se encuentran en los compuestos intermedios o finales. Los isótopos incluyen aquellos átomos que tienen el mismo número atómico pero diferente número de masa. Por ejemplo, los isótopos de hidrógeno incluyen tritio y deuterio. Uno o más átomos constituyentes de los compuestos de la invención se pueden reemplazar o sustituir con isótopos de los átomos en abundancia natural o no natural. En algunas formas de realización, el compuesto incluye al menos un átomo de deuterio. Por ejemplo, uno o más átomos de hidrógeno en un compuesto de la presente divulgación pueden ser reemplazados o sustituidos por deuterio. En algunas formas de realización, el compuesto incluye dos o más átomos de deuterio. En algunas formas de realización, el compuesto incluye 1,2, 3, 4, 5, 6, 7, 8, 9, 10, 11 o 12 átomos de deuterio. Los métodos sintéticos para incluir isótopos en compuestos orgánicos son conocidos en la técnica.
[0082] El término "compuesto", como se usa en este documento, pretende incluir todos los estereoisómeros, isómeros geométricos, tautómeros e isótopos de las estructuras representadas. El término también se refiere a los compuestos de las invenciones, independientemente de cómo se preparen, por ejemplo, sintéticamente, a través de un proceso biológico (por ejemplo, metabolismo o conversión enzimática), o una combinación de los mismos.
[0083] Todos los compuestos, y sus sales farmacéuticamente aceptables, pueden encontrarse junto con otras sustancias tales como agua y disolventes (p. ej., hidratos y solvatos) o pueden aislarse. Cuando están en estado sólido, los compuestos descritos en este documento y sus sales pueden presentarse en varias formas y pueden, por ejemplo, tomar la forma de solvatos, incluidos los hidratos. Los compuestos pueden estar en cualquier forma de estado sólido, como un polimorfo o un solvato, por lo que, a menos que se indique claramente lo contrario, la referencia en la especificación a los compuestos y sales de los mismos debe entenderse que abarca cualquier forma de estado sólido del compuesto.
[0084] En algunas formas de realización, los compuestos de la invención, o sus sales, se aíslan sustancialmente. Por "sustancialmente aislado" se entiende que el compuesto está al menos parcial o sustancialmente separado del entorno en donde se formó o detectó. La separación parcial puede incluir, por ejemplo, una composición enriquecida en los compuestos de la invención. La separación sustancial puede incluir composiciones que contienen al menos alrededor del 50 %, al menos alrededor del 60 %, al menos alrededor del 70 %, al menos alrededor del 80 %, al menos alrededor del 90 %, al menos alrededor del 95 %, al menos alrededor del 97 %, o al menos al menos alrededor del 99% en peso de los compuestos de la invención, o sal de los mismos.
[0085] La frase "farmacéuticamente aceptable" se emplea en el presente documento para referirse a aquellos compuestos, materiales, composiciones y/o formas de dosificación que son, dentro del alcance del buen criterio médico, adecuados para su uso en contacto con los tejidos de seres humanos y animales. sin toxicidad excesiva, irritación, respuesta alérgica u otro problema o complicación, acorde con una relación riesgo/beneficio razonable.
[0086] Las expresiones "temperatura ambiente" y "temperatura de habitación", tal como se usan en este documento, se entienden en la técnica y se refieren generalmente a una temperatura, por ejemplo, una temperatura de reacción, que es aproximadamente la temperatura de la habitación en la que el la reacción se lleva a cabo, por ejemplo, a una temperatura de aproximadamente 20 °C a aproximadamente 30 °C.
[0087] La presente invención también incluye sales farmacéuticamente aceptables de los compuestos descritos en el presente documento. El término "sales farmacéuticamente aceptables" se refiere a derivados de los compuestos descritos en los que el compuesto original se modifica convirtiendo un resto ácido o base existente en su forma de sal. Los ejemplos de sales farmacéuticamente aceptables incluyen, pero no se limitan a sales de ácidos minerales u orgánicos de residuos básicos tales como aminas; sales alcalinas u orgánicas de residuos ácidos tales como ácidos carboxílicos; y similares. Las sales farmacéuticamente aceptables de la presente invención incluyen las sales no tóxicas del compuesto original formado, por ejemplo, a partir de ácidos inorgánicos u orgánicos no tóxicos. Las sales farmacéuticamente aceptables de la presente invención se pueden sintetizar a partir del compuesto original que contiene un resto básico o ácido mediante métodos químicos convencionales. Generalmente, tales sales pueden prepararse haciendo reaccionar las formas de ácido o base libres de estos compuestos con una cantidad estequiométrica de la base o ácido apropiado en agua o en un solvente orgánico, o en una mezcla de los dos; generalmente, se prefieren medios no acuosos como éter, acetato de etilo, alcoholes (p. ej., metanol, etanol, isopropanol o butanol) o acetonitrilo (MeCN). Las listas de sales adecuadas se encuentran en Remington's Pharmaceutical Sciences, 17a ed., (Mack Publishing Company, Easton, 1985), pág. 1418, Berge y col., J. Pharm. Sci., 1977, 66(1), 1-19 y en Stahl et al., Handbook of Pharmaceutical Salts: Properties, Selection, and Use, (Wiley, 2002). En algunas formas de realización, los compuestos descritos en este documento incluyen las formas de N-óxido.
II. Síntesis
[0088] Los compuestos de la invención, incluidas las sales de los mismos, se pueden preparar usando técnicas conocidas de síntesis orgánica y se pueden sintetizar según cualquiera de las numerosas rutas sintéticas posibles, como las de los esquemas siguientes.
[0089] Las reacciones para preparar los compuestos de la invención pueden llevarse a cabo en disolventes adecuados que pueden ser fácilmente seleccionados por un experto en la técnica de la síntesis orgánica. Los disolventes adecuados pueden ser sustancialmente no reactivos con los materiales de partida (reactivos), los productos intermedios o los productos a las temperaturas a las que se llevan a cabo las reacciones, por ejemplo, temperaturas que pueden variar desde la temperatura de congelación del disolvente hasta la temperatura de ebullición del disolvente. Una reacción dada puede llevarse a cabo en un solvente o en una mezcla de más de un solvente. Dependiendo del paso de reacción particular, el experto en la materia puede seleccionar los disolventes adecuados para un paso de reacción particular.
[0090] La preparación de compuestos de la invención puede implicar la protección y desprotección de varios grupos químicos. La necesidad de protección y desprotección, y la selección de grupos protectores apropiados, puede determinarse fácilmente por un experto en la técnica. La química de los grupos protectores se describe, por ejemplo, en Kocienski, Protecting Groups, (Thieme, 2007); Robertson, Protecting Group Chemistry, (Oxford University Press, 2000); Smith et al., March’s Advanced Organic Chemistry: Reactions, Mechanisms, and Structure, 6a ed. (Wiley, 2007); Peturssion et al., "Protecting Groups in Carbohydrate Chemistry", J. Chem. Educ., 1997, 74(11), 1297; y Wuts et al., Protective Groups in Organic Synthesis, 4a ed., (Wiley, 2006).
[0091] Las reacciones se pueden controlar de acuerdo con cualquier método adecuado conocido en la técnica. Por ejemplo, la formación de productos se puede monitorear por medios espectroscópicos, como espectroscopia de resonancia magnética nuclear (por ejemplo, 1H o 13C), espectroscopia infrarroja, espectrofotometría (por ejemplo, UV-visible), espectrometría de masas o por métodos cromatográficos como alta cromatografía líquida de rendimiento (HPLC) o cromatografía en capa fina (CCF).
[0092] Los esquemas siguientes proporcionan una guía general en relación con la preparación de los compuestos de la invención. Un experto en la materia entendería que las preparaciones que se muestran en los Esquemas pueden modificarse u optimizarse utilizando conocimientos generales de química orgánica para preparar diversos compuestos de la invención.
[0093] Los compuestos de fórmula (II) se pueden preparar, por ejemplo, usando un proceso como se ilustra en los Esquemas 1-5. En los Compuestos de fórmula (II), Z1, Z2 y Z3 son cada uno CH; X4 es CR4; y Cy es fenilo opcionalmente sustituido con R7; donde R4 y R7 son como se definen en las reivindicaciones.

[0094] Los compuestos de Fórmula 4 se pueden preparar de acuerdo con el Esquema 1. El grupo halo (p. ej., Hal1 = Cl, Br, I) de los compuestos bifenílicos 1 se puede convertir en los ésteres borónicos 2 en condiciones estándar [p. ej., en presencia de bis(pinacolato)diboro y un catalizador de paladio, como tetrakis (trifenilfosfina) paladio(0), acetato de paladio(II)]. Los boronatos 2 pueden reaccionar con los haluros de heteroarilo 3 (p. ej., Hal2 = Cl, Br, I) en condiciones de acoplamiento estándar de Suzuki (p. ej., en presencia de un catalizador de paladio y una base adecuada) para dar los compuestos bicíclicos con puente N 4.

[0095] Los compuestos de heteroarilo con puente N de Fórmula 10 también se pueden preparar de acuerdo con el Esquema 2. Brevemente, el grupo halo de la feniletanona sustituida 5 (p. ej., Hal3 = Cl, Br o I) puede acoplarse con ésteres borónicos de fenilo sustituidos 6 en condiciones de acoplamiento estándar de Suzuki (p. ej., en presencia de un catalizador de paladio y una base adecuada) para producir los compuestos de bifenilo 7. La bromación de las metilcetonas 7 utilizando reactivos de bromación que incluyen, entre otros, bromuro de cobre (II) puede generar a-bromocetonas 8. La condensación de a-bromocetonas 8 y aminoheterociclos 9 en disolventes polares (p. ej., isopropanol) bajo calentamiento puede producir los compuestos heteroarilo con puente N 10.

[0096] Los haluros de heteroarilo que contienen triazol de fórmula 13 (Hal4 es un haluro tal como Br o I) se pueden formar de acuerdo con el Esquema 3. El acoplamiento de heterociclos amino 9 con isotiocianato de etoxicarbonilo 11, seguido del tratamiento con clorhidrato de hidroxilamina y diisopropiletilamina (DIPEA) puede formar heteroarilaminas 12 con puente N. La conversión de la amina primaria en 12 en haluros se puede lograr en condiciones de reacción de Sandmeyer [es decir, en presencia de nitrito de tercbutilo y fuentes de halógeno como CuBr2 o I2] para generar los haluros de heteroarilo con puente N 13.

[0097] Los compuestos de heteroarilo con puente N de Fórmula 18 se pueden preparar según el Esquema 4 , a partir de los compuestos de fórmula 14 o 15 que se pueden preparar según los procedimientos descritos en el Esquema 1 o 2. Los ésteres de heteroarilo 14 se pueden reducir a aldehídos 16 a través de una secuencia de reducción (p. ej., LiAlH4 o LiBH4 como reactivos reductores) y oxidación (p. ej., peryodinano de Dess-Martin como oxidante). Los aldehídos 16 también podrían formarse mediante la reducción directa de los ésteres 14 en condiciones reductoras suaves [p. ej., usando hidruro de diisobutilaluminio (DIBAL) como agente reductor a baja temperatura]. Alternativamente, los aldehídos 16 se pueden formar a través de una reducción directa de los nitrilos 15 con DIBAL como reactivo reductor a baja temperatura. Luego, los aldehídos 16 pueden reaccionar con las aminas 17 de fórmula HNRcRc en condiciones de aminación reductora estándar (p. ej., triacetoxiborohidruro de sodio o cianoborohidruro de sodio como reactivos reductores) para generar compuestos de fórmula 18.
Esquema 5


[0098] Alternativamente, los aldehídos 16 también se pueden preparar usando los procedimientos que se muestran en el Esquema 5 , a partir de los haluros de heteroarilo 19 (p. ej., Hal5 = Cl, Br, I) que se pueden sintetizar de acuerdo con los procedimientos que se describen en el Esquema 1 o 2. El haluro en los compuestos 19 se puede convertir en un grupo vinilo para dar olefinas 20, en condiciones de acoplamiento estándar de Suzuki (p. ej., con éster de pinaco de ácido vinilborónico en presencia de un catalizador de paladio y una base adecuada). El grupo vinilo en los compuestos 20 se puede escindir por oxidación mediante NaIO4 en presencia de una cantidad catalítica de OsO4 para formar aldehídos 16.

[0099] Los compuestos de Fórmula 25 se pueden preparar utilizando los procedimientos descritos en el Esquema 6. El grupo halo (p. ej., Hal2 = Cl, Br, I) de los compuestos de heteroarilo 3 se puede convertir en ésteres de boro 21 en condiciones estándar [p. ej., en presencia de bis(pinacolato)diboro y un catalizador de paladio, como tetrakis (trifenilfosfina) paladio (O), acetato de paladio (II)]. El acoplamiento selectivo de boronatos 21 con haluros de arilo 22 (p. ej., Hal6 = Cl, Br, I) en condiciones de acoplamiento de Suzuki adecuadas (p. ej., en presencia de un catalizador de paladio y una base adecuada) puede dar los compuestos bicíclicos con puente N 23. El haluro (p. ej., Hal7 = Cl, Br, I) en el compuesto 23 se puede acoplar a los compuestos de fórmula 24, en la que M es un ácido borónico, un éster borónico o un metal sustituido apropiadamente [p. ej., M es B(OR)2, Sn(Alquilo)4, o Zn-Hal], en condiciones de acoplamiento de Suzuki (p. ej., en presencia de un catalizador de paladio y una base adecuada) o condiciones de acoplamiento de Stille
(p. ej., en presencia de un catalizador de paladio), o Negishi condiciones de acoplamiento (p. ej., en presencia de un catalizador de paladio) para dar derivados de fórmula 25. Alternativamente, el compuesto 24 puede ser una amina cíclica (donde M es H y está unido a un nitrógeno de amina en el anillo Cy) y el acoplamiento del haluro de arilo 23 con la amina cíclica 24 se puede realizar en condiciones de aminación de Buchwald (p. ej., en presencia de un catalizador de paladio y una base como el terc-butóxido de sodio).

[0100] Alternativamente, los Compuestos de Fórmula 25 se pueden preparar utilizando los procedimientos que se describen en el Esquema 7. Se puede lograr el acoplamiento selectivo de haluros de arilo 26 con compuestos de fórmula 24 [M es un ácido borónico, un éster borónico o un metal sustituido apropiadamente, p. ej., M es B(OR)2, Sn(Alquilo)4 o Zn-Hal] en condiciones adecuadas de acoplamiento de Suzuki, acoplamiento de Stille o acoplamiento de Negishi para dar compuestos de fórmula 27. Si el compuesto 24 es una amina cíclica (p. ej., M es H y está unido al nitrógeno en el anillo Cy), el acoplamiento puede lograrse en condiciones de aminación de Buchwald. La conversión del compuesto 27 en el producto final 25 puede lograrse utilizando condiciones similares a las descritas en el Esquema 1.
III. Usos de los compuestos
[0101] Los compuestos de la presente divulgación pueden inhibir la actividad de la interacción proteína/proteína PD-1/PD-L1 y, por lo tanto, son útiles en el tratamiento de enfermedades y trastornos asociados con la actividad de PD-1 y las enfermedades y trastornos asociados con PD-L1, incluida su interacción con otras proteínas como PD-1 y B7-1 (CD80). En ciertas formas de realización, los compuestos de la presente divulgación, o sus sales o estereoisómeros farmacéuticamente aceptables, son útiles para la administración terapéutica para mejorar la inmunidad en el cáncer o la infección crónica, incluida la mejora de la respuesta a la vacunación. En algunas formas de realización, la presente descripción proporciona un compuesto para usar en un método para inhibir la interacción proteína/proteína PD-1/PD-L1. El método incluye administrar a un individuo o paciente un compuesto de fórmula (II) o de cualquiera de las fórmulas que se describen en este documento, o de un compuesto como se menciona en cualquiera de las reivindicaciones y se describe en este documento, o una sal farmacéuticamente aceptable o un estereoisómero. del mismo. Los compuestos de la presente descripción se pueden usar solos, en combinación con otros agentes o terapias o como adyuvante o neoadyuvante para el tratamiento de enfermedades o trastornos, que incluyen cáncer o enfermedades infecciosas. Para los usos descritos en el presente documento, puede usarse cualquiera de los compuestos de la descripción, incluidas cualquiera de sus formas de realización.
[0102] Los compuestos de la presente divulgación inhiben la interacción proteína/proteína PD-1/PD-L1, dando como resultado un bloqueo de la vía PD-1. El bloqueo de PD-1 puede mejorar la respuesta inmune a las células cancerosas y las enfermedades infecciosas en los mamíferos, incluidos los humanos. En algunas formas de realización, la presente descripción proporciona el tratamiento de un individuo o un paciente in vivo usando un compuesto de Fórmula (II) o una de sus sales o estereoisómeros de manera que se inhiba el crecimiento de tumores cancerosos. Un compuesto de Fórmula (II) o de cualquiera de las fórmulas descritas en este documento, o un compuesto según cualquiera de las reivindicaciones y descrito en este documento, o una de sus sales o estereoisómeros, puede usarse para inhibir el crecimiento de tumores cancerosos. Alternativamente, un compuesto de Fórmula (II) o de cualquiera de las fórmulas como se describe en este documento, o un compuesto como se indica en cualquiera de las reivindicaciones y se describe en este documento, o una de sus sales o estereoisómeros, puede usarse junto con otros agentes o tratamientos contra el cáncer estándar, como se describe a continuación. En una forma de realización, la presente descripción proporciona un método para inhibir el crecimiento de células tumorales in vitro. El método incluye poner en contacto las células tumorales in vitro con un compuesto de Fórmula (II) o de cualquiera de las fórmulas descritas en este documento, o de un compuesto según cualquiera de las reivindicaciones y descrito en este documento, o de una de sus sales o estereoisómeros. En otra realización, la presente descripción proporciona un método para inhibir el crecimiento de células tumorales en un individuo o paciente. El método incluye administrar al individuo o paciente que lo necesite una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II) o de cualquiera de las fórmulas que se describen en el presente documento, o de un compuesto como se menciona en cualquiera de las reivindicaciones y se describe en el presente documento, o una sal o un estereoisómero del mismo.
[0103] En algunas formas de realización, en el presente documento se proporciona un método para tratar el cáncer. El método incluye administrar a un paciente que lo necesite, una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II) o cualquiera de las fórmulas descritas en este documento, un compuesto según cualquiera de las reivindicaciones y descrito en este documento, o una de sus sales. Los ejemplos de cánceres incluyen aquellos cuyo crecimiento puede inhibirse utilizando los compuestos de la descripción y los cánceres que responden típicamente a la inmunoterapia.
[0104] Los ejemplos de cánceres que se pueden tratar usando los compuestos de la presente divulgación incluyen, entre otros, cáncer de hueso, cáncer de páncreas, cáncer de piel, cáncer de cabeza o cuello, melanoma maligno cutáneo o intraocular, cáncer de útero, cáncer de ovario, cáncer de recto, cáncer de la región anal, cáncer de estómago, cáncer testicular, cáncer de útero, carcinoma de las trompas de Falopio, carcinoma de endometrio, cáncer de endometrio, carcinoma de cuello uterino, carcinoma de vagina, carcinoma de vulva, enfermedad de síndrome de Hodgkin, linfoma no Hodgkin, cáncer de esófago, cáncer de intestino delgado, cáncer del sistema endocrino, cáncer de glándula tiroides, cáncer de glándula paratiroides, cáncer de glándula suprarrenal, sarcoma de tejido blando, cáncer de uretra, cáncer de pene, crónico o leucemias agudas que incluyen leucemia mieloide aguda, leucemia mieloide crónica, leucemia linfoblástica aguda, leucemia linfocítica crónica, tumores sólidos infantiles, linfoma linfocítico, cáncer de vejiga, cáncer de riñón o uretra, carcinoma de pelvis renal, neoplasia de la sistema nervioso central (SNC), linfoma primario del SNC, angiogénesis tumoral, tumor del eje espinal, glioma del tronco encefálico, adenoma pituitario, sarcoma de Kaposi, cáncer epidermoide, cáncer de células escamosas, linfoma de células T, cánceres inducidos por el medio ambiente, incluidos los inducidos por asbesto, y combinaciones de dichos cánceres. Los compuestos de la presente divulgación también son útiles para el tratamiento de cánceres metastásicos, especialmente cánceres metastásicos que expresan PD-L1.
[0105] En algunas formas de realización, los cánceres tratables con compuestos de la presente descripción incluyen melanoma (p. ej., melanoma maligno metastásico), cáncer renal (p. ej., carcinoma de células claras), cáncer de próstata (p. ej., adenocarcinoma de próstata refractario a hormonas), cáncer de mama, cáncer de colon y cáncer de pulmón (por ejemplo, cáncer de pulmón de células no pequeñas). Además, la divulgación incluye neoplasias malignas refractarias o recurrentes cuyo crecimiento puede inhibirse usando los compuestos de la divulgación.
[0106] En algunas formas de realización, los cánceres que son tratables usando los compuestos de la presente descripción incluyen, entre otros, tumores sólidos (por ejemplo, cáncer de próstata, cáncer de colon, cáncer de esófago, cáncer de endometrio, cáncer de ovario, cáncer de útero, cáncer renal, cáncer hepático, cáncer pancreático, cáncer gástrico, cáncer de mama, cáncer de pulmón, cáncer de cabeza y cuello, cáncer de tiroides, glioblastoma, sarcoma, cáncer de vejiga, etc.), cánceres hematológicos (p. ej., linfoma, leucemia tales como leucemia linfoblástica aguda (LLA), leucemia mielógena aguda (LMA), leucemia linfocítica crónica (LLC), leucemia mielógena crónica (LMC), DLBCL, linfoma de células del manto, linfoma no Hodgkin (incluyendo LNH en recaída o refractario y folicular recurrente), linfoma de Hodgkin o mieloma múltiple) y combinaciones de dichos cánceres.
[0107] El bloqueo de la ruta de PD-1 con compuestos de la presente divulgación también se puede usar para tratar infecciones tales como infecciones virales, bacterianas, fúngicas y parasitarias. La presente descripción proporciona un método para tratar infecciones tales como infecciones virales. El método incluye administrar a un paciente que lo necesite, una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II) o cualquiera de las fórmulas descritas en este documento, un compuesto según cualquiera de las reivindicaciones y descrito en este documento, una de sus sales. Los ejemplos de virus que causan infecciones que se pueden tratar mediante los métodos de la presente divulgación incluyen, pero no se limitan a virus de la inmunodeficiencia humana, virus del papiloma humano, influenza, virus de la hepatitis A, B, C o D, adenovirus, poxvirus, virus del herpes simple, citomegalovirus humano, virus del síndrome respiratorio agudo severo, virus del ébola y virus del sarampión. En algunas formas de realización, los virus que causan infecciones que se pueden tratar mediante los métodos de la presente descripción incluyen, entre otros, hepatitis (A, B o C), virus del herpes (p. ej., VZV, HSV-1, HAV-6, HSV-II y CMV, virus de Epstein Barr), adenovirus, virus de la influenza, flavivirus, echovirus, rinovirus, virus coxsackie, cornovirus, virus respiratorio sincitial, virus de las paperas, rotavirus, virus del sarampión, virus de la rubéola, parvovirus, virus vaccinia, virus HTLV, virus del dengue, virus del papiloma, virus del molusco, virus de la poliomielitis, virus de la rabia, virus JC y virus de la encefalitis arboviral.
[0108] La presente descripción proporciona un método para tratar infecciones bacterianas. El método incluye administrar a un paciente que lo necesite, una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II) o cualquiera de las fórmulas descritas en este documento, un compuesto según cualquiera de las reivindicaciones y descrito en este documento, o una de sus sales. Los ejemplos no limitativos de bacterias patógenas que provocan infecciones tratables mediante métodos de la descripción incluyen clamidia, bacterias rickettsiales, micobacterias, estafilococos, estreptococos, neumococos, meningococos y conococos, klebsiella, proteus, serratia, pseudomonas, legionella, difteria, salmonella, bacilos, cólera, tétanos, botulismo, ántrax, peste, leptospirosis y bacterias de la enfermedad de Lyme.
[0109] La presente descripción proporciona un método para tratar infecciones por hongos. El método incluye administrar a un paciente que lo necesite, una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II) o cualquiera de las fórmulas descritas en este documento, un compuesto según cualquiera de las reivindicaciones y descrito en este documento, o una de sus sales. Los ejemplos no limitativos de hongos patógenos que provocan infecciones tratables mediante métodos de la divulgación incluyen Candida (albicans, krusei, glabrata, tropicalis, etc.), Cryptococcus neoformans, Aspergillus (fumigatus, niger, etc.), Género Mucorales (mucor, absidia, rhizophus), Sporothrix schenkii, Blastomyces dermatitidis, Paracoccidioides brasiliensis, Coccidioides immitis e Histoplasma capsulatum.
[0110] La presente descripción proporciona un método para tratar infecciones parasitarias. El método incluye administrar a un paciente que lo necesite, una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II) o cualquiera de las fórmulas descritas en este documento, un compuesto según cualquiera de las reivindicaciones y descrito en este documento, o una de sus sales. Ejemplos no limitantes de parásitos patógenos que causan infecciones tratables por métodos de divulgación incluyen Entamoeba histolytica, Balantidium coli, Naegleriafowleri, Acanthamoeba sp., Giardia
lambía, Cryptosporidium sp., Pneumocystis carinii, Plasmodium vivax, Babesia microti, Trypanosoma brucei, Trypanosoma cruzi, Leishmania donovani, Toxoplasma gondi y Nippostrongylus brasiliensis.
[0111] Los términos "individuo" o "paciente", usados indistintamente, se refieren a cualquier animal, incluidos los mamíferos, preferiblemente ratones, ratas, otros roedores, conejos, perros, gatos, cerdos, vacas, ovejas, caballos o primates, y lo más preferiblemente humanos.
[0112] La frase "cantidad terapéuticamente eficaz" se refiere a la cantidad de compuesto activo o agente farmacéutico que provoca la respuesta biológica o medicinal en un tejido, sistema, animal, individuo o ser humano que busca un investigador, veterinario, médico u otro médico.
[0113] Como se usa en el presente documento, el término "tratar" o "tratamiento" se refiere a uno o más de (1) inhibir la enfermedad; p. e j, inhibir una enfermedad, condición o trastorno en un individuo que está experimentando o mostrando la patología o sintomatología de la enfermedad, condición o trastorno (es decir, detener el desarrollo adicional de la patología y/o sintomatología); y (2) mejorar la enfermedad; p. e j, mejorar una enfermedad, condición o trastorno en un individuo que está experimentando o mostrando la patología o sintomatología de la enfermedad, condición o trastorno (es decir, revirtiendo la patología y/o sintomatología) tal como disminuir la gravedad de la enfermedad.
[0114] En algunas formas de realización, los compuestos de la invención son útiles para prevenir o reducir el riesgo de desarrollar cualquiera de las enfermedades mencionadas en el presente documento; p. ej., prevenir o reducir el riesgo de desarrollar una enfermedad, condición o trastorno en un individuo que puede estar predispuesto a la enfermedad, condición o trastorno pero que aún no experimenta o muestra la patología o sintomatología de la enfermedad.
Terapias combinadas
[0115] El crecimiento y la supervivencia de las células cancerosas pueden verse afectados por múltiples rutas de señalización. Por lo tanto, es útil combinar diferentes inhibidores de enzimas/proteínas/receptores, que muestran diferentes preferencias en los objetivos cuyas actividades modulan, para tratar dichas afecciones. Dirigirse a más de una vía de señalización (o más de una molécula biológica involucrada en una vía de señalización determinada) puede reducir la probabilidad de que surja resistencia a los fármacos en una población celular y/o reducir la toxicidad del tratamiento.
[0116] Los compuestos de la presente descripción pueden usarse en combinación con uno o más inhibidores de enzimas/proteínas/receptores para el tratamiento de enfermedades, tales como cáncer o infecciones. Los ejemplos de cánceres incluyen tumores sólidos y tumores líquidos, como los cánceres de la sangre. Los ejemplos de infecciones incluyen infecciones virales, infecciones bacterianas, infecciones por hongos o infecciones por parásitos. Por ejemplo, los compuestos de la presente descripción se pueden combinar con uno o más inhibidores de las siguientes quinasas para el tratamiento del cáncer: Akt1, Akt2, Akt3, TGF-pR, PKA, PKG, PKC, CaM-quinasa, fosforilasa quinasa, MEKK, Er K, MAPK, mTOR, EGFR, HER2, HER3, HER4, INS-R, IGF-1R, IR-R, PDGFaR, PDGFpR, CSFIR, KIT, FLK-II, KDR/FLK-1, FLK-4, flt-1, FGFR1, FGFR2, FGFR3, FGFR4, c-Met, Ron, Sea, TRKA, TRKB, TRKC, FLT3, VEGFR/Flt2, Flt4, EphA1, EphA2, EphA3, EphB2, EphB4, Tie2, SRc, Fyn, Lck, Fgr, Btk, Fak, SYK, FRK, JAK, ABL, ALK y B-Raf. En algunas formas de realización, los compuestos de la presente divulgación se pueden combinar con uno o más de los siguientes inhibidores para el tratamiento de cáncer o infecciones. Los ejemplos no limitantes de inhibidores que se pueden combinar con los compuestos de la presente descripción para el tratamiento del cáncer y las infecciones incluyen un inhibidor de FGFR (FGFR1, FGFR2, FGFR3 o FGFR4, por ejemplo, INCB54828, INCB62079 e INCB63904), un inhibidor de JAK (JAK1 y/o JAK2, por ejemplo, ruxolitinib, baricitinib o INCB39110), un inhibidor de IDO (por ejemplo, epacadostat y NLG919), un inhibidor de LSD1 (por ejemplo, INCB59872 e INCB60003), un inhibidor de TDO, un inhibidor de PI3K-delta, un inhibidor de PI3K-gamma inhibidor como el inhibidor selectivo de PI3K-gamma (p. ej., INCB50797), un inhibidor de Pim, un inhibidor de CSFIR, un receptor de tirosina quinasas TAM (Tyro-3, Axl y Mer), un inhibidor de la angiogénesis, un inhibidor del receptor de interleucina, bromo y extra inhibidores de miembros de la familia terminal (por ejemplo, inhibidores de bromodominio o inhibidores de b Et tales como INCB54329 e INCB57643) y un antagonista del receptor de adenosina o combinaciones de los mismos.
[0117] Los compuestos de la presente descripción se pueden usar en combinación con uno o más inhibidores de puntos de control inmunitarios. Los ejemplos de inhibidores de puntos de control inmunitarios incluyen inhibidores contra moléculas de puntos de control inmunitarios tales como CD27, CD28, CD40, CD122, CD96, CD73, CD47, OX40, GITR, CSF1R, JAK, PI3K delta, PI3K gamma, TAM, arginasa, CD137 (también conocido como 4-1BB), ICOS, A2AR, B7-H3, B7-H4, BTLA, CTLA-4, LAG3, TIM3, VISTA, PD-1, PD-L1 y PD-L2. En algunas formas de realización, la molécula de punto de control inmunitario es una molécula de punto de control estimulante seleccionada de CD27, CD28, CD40, ICOS, OX40, GITR y CD137. En algunas formas de realización, la molécula del punto de control inmunitario es una molécula del punto de control inhibidor seleccionada de A2AR, B7-H3, B7-H4, BTLA, CTLA-4, IDO, KIR, LAG3, PD-1, TIM3 y VISTA. En algunas formas de realización, los compuestos proporcionados en el presente documento se pueden usar en combinación con uno o más agentes seleccionados de inhibidores de KIR, inhibidores de TIGIT, inhibidores de LAIR1, inhibidores de CD160, inhibidores de 2B4 e inhibidores de TGFR beta.
[0118] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un anticuerpo anti-PD1, un anticuerpo anti-PD-L1 o un anticuerpo anti-CTLA-4.
[0119] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un inhibidor de PD-1, por ejemplo, un anticuerpo monoclonal anti-PD-1. En algunas formas de realización, el anticuerpo monoclonal anti-PD-1 es nivolumab, pembrolizumab (también conocido como MK-3475), pidilizumab, SHR-1210, PDR001 o AMP-224. En algunas formas de realización, el anticuerpo monoclonal anti-PD-1 es nivolumab o pembrolizumab. En algunas formas de realización, el anticuerpo anti-PD1 es pembrolizumab. En algunas formas de realización, el anticuerpo anti PD-1 es SHR-1210.
[0120] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un inhibidor de PD-L1, por ejemplo, un anticuerpo monoclonal anti-PD-L1. En algunas formas de realización, el anticuerpo monoclonal anti-PD-Ll es b M s - 9 3 5 5 5 9 , MEDI4736, MPDL3280A (también conocido como RG7446) o MSB0010718C. En algunas formas de realización, el anticuerpo monoclonal anti-PD-L1 es MPDL3280A o MEDI4736.
[0121] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un inhibidor de CTLA-4, por ejemplo, un anticuerpo anti-CTLA-4. En algunas formas de realización, el anticuerpo anti-CTLA-4 es ipilimumab.
[0122] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un inhibidor de LAG3, por ejemplo, un anticuerpo antiLAG3. En algunas formas de realización, el anticuerpo anti-LAG3 es BMS-986016 o LAG525.
[0123] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un inhibidor de GITR, por ejemplo, un anticuerpo antiGITR. En algunas formas de realización, el anticuerpo anti-GITR es TRX518 o MK-4166.
[0124] En algunas formas de realización, el inhibidor de una molécula de punto de control inmunitario es un inhibidor de OX40, por ejemplo, un anticuerpo antiOX40 o una proteína de fusión OX40L. En algunas formas de realización, el anticuerpo anti-OX40 es MEDI0562. En algunas formas de realización, la proteína de fusión OX40L es MEDI6383.
[0125] Los compuestos de la presente descripción se pueden usar en combinación con uno o más agentes para el tratamiento de enfermedades como el cáncer. En algunas formas de realización, el agente es un agente alquilante, un inhibidor del proteasoma, un corticosteroide o un agente inmunomodulador. Los ejemplos de un agente alquilante incluyen ciclofosfamida (CY), melfalán (MEL) y bendamustina. En algunas formas de realización, el inhibidor del proteasoma es carfilzomib. En algunas formas de realización, el corticosteroide es dexametasona (DEX). En algunas formas de realización, el agente inmunomodulador es lenalidomida (LEN) o pomalidomida (POM).
[0126] Los compuestos de la presente descripción se pueden usar además en combinación con otros métodos para tratar cánceres, por ejemplo, mediante quimioterapia, terapia de radiación, terapia dirigida al tumor, terapia adyuvante, inmunoterapia o cirugía. Los ejemplos de inmunoterapia incluyen tratamiento con citocinas (p. ej., interferones, GM-CSF, G-CSF, IL-2), inmunoterapia CRS-207, vacuna contra el cáncer, anticuerpo monoclonal, transferencia de células T adoptivas, viroterapia oncolítica y moléculas pequeñas inmunomoduladoras, incluida la talidomida o inhibidor de JAK1/2 y similares. Los compuestos se pueden administrar en combinación con uno o más fármacos anticancerosos, como los quimioterapéuticos. Los ejemplos de quimioterapia incluyen cualquiera de: abarelix, aldesleukina, alemtuzumab, alitretinoína, alopurinol, altretamina, anastrozol, trióxido de arsénico, asparaginasa, azacitidina, bevacizumab, bexaroteno, baricitinib, bleomicina, bortezombi, bortezomib, busulfán intravenoso, busulfán oral, calusterona, capecitabina, carboplatino, carmustina, cetuximab, clorambucilo, cisplatino, cladribina, clofarabina, ciclofosfamida, citarabina, dacarbazina, dactinomicina, dalteparina sódica, dasatinib, daunorrubicina, decitabina, denileucina, denileucina diftitox, dexrazoxano, docetaxel, doxorrubicina, dromostanolonanato, eculitinib, propiozumab, epilorubicina estramustina, etopósido fosfato, etopósido, exemestano, citrato de fentanilo, filgrastim, floxuridina, fludarabina, fluorouracilo, fulvestrant, gefitinib, gemcitabina, gemtuzumab ozogamicina, acetato de goserelina, acetato de histrelina, ibritumomab tiuxetan, idarrubicina, ifosfamida, mesilato de imatinib, interferón alfacan 2a, irinote 2a, ditosilato de lapatinib, lenalidomida, letrozol, leucovorina, acetato de leuprolida, levamisol, lomustina, mecloretamina, acetato de megestrol, melfalán, mercaptopurina, metotrexato, metoxsaleno, mitomicina C, mitotano, mitoxantrona, fenpropionato de nandrolona, nelarabina, nofetumomab, oxaliplatino, paclitaxel, pamidronato, panitumumab, pegaspargasa, pegfilgrastim, pemetrexed disódico, pentostatina, pipobroman, plicamicina, procarbazina, quinacrina, rasburicasa, rituximab, ruxolitinib, sorafenib, estreptozocina, sunitinib, maleato de sunitinib, tamoxifeno, temozolomida, tenipósido, testolactona, talidomida, tioguanina, tiotepa, topotecán, toremifeno, trastuzumab, tretinoína, uracilo mostaza, valrubicina, vinblastina, vincristina, vinorelbina, vorinostat y zoledronato.
[0127] Otro(s) agente(s) contra el cáncer incluyen agentes terapéuticos de anticuerpos como trastuzumab (Herceptin), anticuerpos contra moléculas coestimuladoras como CTLA-4 (p. ej., ipilimumab), 4-1BB, anticuerpos contra PD-1 y PD-L1, o anticuerpos frente a citoquinas (IL-10, TGF-p, etc.). Los ejemplos de anticuerpos contra PD-1 y/o PD-L1 que pueden combinarse con compuestos de la presente descripción para el tratamiento de cáncer o infecciones tales como infecciones virales, bacterianas, fúngicas y parasitarias incluyen, entre otros, nivolumab, pembrolizumab, MPDL3280A, MEDI-4736 y SHR-1210.
[0128] Los compuestos de la presente descripción se pueden usar además en combinación con uno o más agentes
antiinflamatorios, esteroides, inmunosupresores o anticuerpos terapéuticos.
[0129] Los compuestos de Fórmula (II) o cualquiera de las fórmulas como se describe en el presente documento, un compuesto como se menciona en cualquiera de las reivindicaciones y se describe en el presente documento, o sus sales pueden combinarse con otro agente inmunogénico, como células cancerosas, tumor purificado antígenos (incluyendo proteínas recombinantes, péptidos y moléculas de carbohidratos), células y células transfectadas con genes que codifican citocinas inmunoestimulantes. Los ejemplos no limitativos de vacunas tumorales que pueden usarse incluyen péptidos de antígenos de melanoma, tales como péptidos de gp100, antígenos MAGE, Trp-2, MARTI y/o tirosinasa, o células tumorales transfectadas para expresar la citoquina GM-CSF.
[0130] Los compuestos de fórmula (II) o cualquiera de las fórmulas descritas en el presente documento, un compuesto mencionado en cualquiera de las reivindicaciones y descrito en el presente documento, o sus sales pueden usarse en combinación con un protocolo de vacunación para el tratamiento del cáncer. En algunas formas de realización, las células tumorales se transducen para expresar GM-CSF. En algunas formas de realización, las vacunas contra tumores incluyen proteínas de virus implicados en cánceres humanos tales como virus del papiloma humano (VPH), virus de la hepatitis (VHB y VHC) y virus del sarcoma del herpes de Kaposi (KHSV). En algunas formas de realización, los compuestos de la presente descripción se pueden usar en combinación con antígenos específicos de tumores tales como proteínas de choque térmico aisladas del propio tejido tumoral. En algunas formas de realización, los compuestos de fórmula (II) o cualquiera de las fórmulas descritas en el presente documento, un compuesto mencionado en cualquiera de las reivindicaciones y descrito en el presente documento, o sus sales pueden combinarse con la inmunización de células dendríticas para activar potentes respuestas antitumorales.
[0131] Los compuestos de la presente divulgación se pueden usar en combinación con péptidos macrocíclicos biespecíficos que se dirigen a células efectoras que expresan el receptor Fe alfa o Fe gamma a células tumorales. Los compuestos de la presente divulgación también se pueden combinar con péptidos macrocíclicos que activan la capacidad de respuesta inmunitaria del huésped.
[0132] Los compuestos de la presente divulgación pueden usarse en combinación con trasplante de médula ósea para el tratamiento de una variedad de tumores de origen hematopoyético.
[0133] Los compuestos de Fórmula (II) o cualquiera de las fórmulas como se describe en el presente documento, un compuesto como se indica en cualquiera de las reivindicaciones y se describe en el presente documento, o sus sales pueden usarse en combinación con vacunas, para estimular la respuesta inmunitaria a los patógenos, toxinas y autoantígenos. Los ejemplos de patógenos para los que este enfoque terapéutico puede ser particularmente útil incluyen patógenos para los que actualmente no existe una vacuna eficaz o patógenos para los que las vacunas convencionales no son completamente eficaces. Estos incluyen, entre otros, VIH, Hepatitis (A, B y C), Influenza, Herpes, Giardia, Malaria, Leishmania, Staphylococcus aureus, Pseudomonas Aeruginosa.
[0134] Los virus que causan infecciones que se pueden tratar mediante los métodos de la presente descripción incluyen, entre otros, virus del papiloma humano, influenza, virus de la hepatitis A, B, C o D, adenovirus, poxvirus, virus del herpes simple, citomegalovirus humano, síndrome respiratorio agudo severo virus, virus del ébola, virus del sarampión, virus del herpes (p. ej., VZV, HSV-1, HAV-6, HSV-II y CMV, virus de Epstein Barr), flavivirus, echovirus, rinovirus, virus coxsackie, cornovirus, virus respiratorio sincitial, virus de la parotiditis, rotavirus, virus del sarampión, virus de la rubéola, parvovirus, virus vaccinia, virus HTLV, virus del dengue, virus del papiloma, virus del molusco, poliovirus, virus de la rabia, virus JC y virus de la encefalitis arboviral.
[0135] Las bacterias patógenas que causan infecciones tratables por los métodos de la divulgación incluyen, pero no se limitan a clamidia, bacterias rickettsiales, micobacterias, estafilococos, estreptococos, neumococos, meningococos y conococos, klebsiella, proteus, serratia, pseudomonas, legionella, difteria, salmonella, bacilos, cólera, tétanos, botulismo, ántrax, peste, leptospirosis y bacterias de la enfermedad de Lyme.
[0136] Los hongos patógenos que provocan infecciones tratables mediante los métodos de la descripción incluyen, entre otros, Candida (albicans, krusei, glabrata, tropicalis, etc.), Cryptococcus neoformans, Aspergillus (fumigatus, niger, etc.), Género Mucorales (mucor, absidia, rhizophus), Sporothrix schenkii, Blastomyces dermatitidis, Paracoccidioides brasiliensis, Coccidioides immitis e Histoplasma capsulatum.
[0137] Los parásitos patógenos que causan infecciones que se pueden tratar mediante los métodos de la descripción incluyen, entre otros, Entamoeba histolytica, Balantidium coli, Naegleriafowleri, Acanthamoeba sp., Giardia lambia, Cryptosporidium sp., Pneumocystis carinii, Plasmodium vivax, Babesia microti, Trypanosoma brucei, Trypanosoma cruzi, Leishmania donovani, Toxoplasma gondi y Nippostrongylus brasiliensis.
[0138] Cuando se administra más de un agente farmacéutico a un paciente, se pueden administrar simultáneamente, por separado, secuencialmente o en combinación (p. ej., para más de dos agentes).
IV. Formulación, formas de dosificación y administración
[0139] Cuando se emplean como productos farmacéuticos, los compuestos de la presente descripción se pueden administrar en forma de composiciones farmacéuticas. Por lo tanto, la presente descripción proporciona una composición que comprende un compuesto de Fórmula (II) o cualquiera de las fórmulas que se describen en el presente documento, un compuesto como se menciona en cualquiera de las reivindicaciones y se describe en el presente documento, o una sal farmacéuticamente aceptable del mismo, o cualquiera de sus formas de realización y al menos un vehículo o excipiente farmacéuticamente aceptable. Estas composiciones se pueden preparar de una manera bien conocida en la técnica farmacéutica, y se pueden administrar por una variedad de vías, dependiendo de si se indica un tratamiento local o sistémico y del área a tratar. La administración puede ser tópica (incluyendo transdérmica, epidérmica, oftálmica y en las membranas mucosas, incluida la administración intranasal, vaginal y rectal), pulmonar (p. ej., por inhalación o insuflación de polvos o aerosoles, incluido por nebulizador; intratraqueal o intranasal), oral o parenteral. La administración parenteral incluye inyección o infusión intravenosa, intraarterial, subcutánea, intraperitoneal, intramuscular; o administración intracraneal, por ejemplo, intratecal o intraventricular. La administración parenteral puede ser en forma de una sola dosis en bolo, o puede ser, por ejemplo, mediante una bomba de perfusión continua. Las composiciones y formulaciones farmacéuticas para administración tópica pueden incluir parches transdérmicos, ungüentos, lociones, cremas, geles, gotas, supositorios, aerosoles, líquidos y polvos. Pueden ser necesarios o deseables vehículos farmacéuticos convencionales, bases acuosas, en polvo u oleosas, espesantes y similares. Esta invención también incluye composiciones farmacéuticas que contienen, como ingrediente activo, el compuesto de la presente descripción o una de sus sales farmacéuticamente aceptables, en combinación con uno o más vehículos o excipientes farmacéuticamente aceptables. En algunas formas de realización, la composición es adecuada para administración tópica. Al preparar las composiciones de la invención, el ingrediente activo normalmente se mezcla con un excipiente, se diluye con un excipiente o se encierra dentro de dicho vehículo en forma de, por ejemplo, una cápsula, bolsita, papel u otro recipiente. Cuando el excipiente sirve como diluyente, puede ser un material sólido, semisólido o líquido, que actúa como vehículo, portador o medio del ingrediente activo. Así, las composiciones pueden estar en forma de tabletas, píldoras, polvos, pastillas, bolsitas, sellos, elixires, suspensiones, emulsiones, soluciones, jarabes, aerosoles (como un medio sólido o líquido), ungüentos que contienen, por ejemplo, hasta al 10% en peso del compuesto activo, cápsulas de gelatina blanda y dura, ovulos, soluciones inyectables estériles y polvos envasados estériles.
[0140] Al preparar una formulación, el compuesto activo se puede moler para proporcionar el tamaño de partícula apropiado antes de combinarlo con los otros ingredientes. Si el compuesto activo es sustancialmente insoluble, se puede moler a un tamaño de partícula inferior a 200 mesh. Si el compuesto activo es sustancialmente soluble en agua, el tamaño de partícula se puede ajustar mediante molienda para proporcionar una distribución sustancialmente uniforme en la formulación, por ejemplo, aproximadamente 40 mesh.
[0141] Los compuestos de la invención se pueden moler utilizando procedimientos de molienda conocidos, como la molienda en húmedo, para obtener un tamaño de partícula apropiado para la formación de comprimidos y para otros tipos de formulación. Las preparaciones finamente divididas (nanopartículas) de los compuestos de la invención se pueden preparar mediante procesos conocidos en la técnica, véase, por ejemplo, el documento WO 2002/000196.
[0142] Algunos ejemplos de excipientes adecuados incluyen lactosa, dextrosa, sacarosa, sorbitol, manitol, almidones, goma acacia, fosfato de calcio, alginatos, tragacanto, gelatina, silicato de calcio, celulosa microcristalina, polivinilpirrolidona, celulosa, agua, jarabe y metilcelulosa. Las formulaciones pueden incluir adicionalmente: agentes lubricantes tales como talco, estearato de magnesio y aceite mineral; agentes humectantes; agentes emulsionantes y de suspensión; agentes conservantes tales como hidroxibenzoatos de metilo y propilo; agentes edulcorantes; y agentes aromatizantes. Las composiciones de la invención se pueden formular para proporcionar una liberación rápida, sostenida o retardada del ingrediente activo después de la administración al paciente empleando procedimientos conocidos en la técnica.
[0143] En algunas formas de realización, la composición farmacéutica comprende celulosa microcristalina silicificada (SMCC) y al menos un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo. En algunas formas de realización, la celulosa microcristalina silicificada comprende alrededor del 98 % de celulosa microcristalina y alrededor del 2 % de dióxido de silicio p/p.
[0144] En algunas formas de realización, la composición es una composición de liberación sostenida que comprende al menos un compuesto descrito en el presente documento, o una sal farmacéuticamente aceptable del mismo, y al menos un vehículo o excipiente farmacéuticamente aceptable. En algunas formas de realización, la composición comprende al menos un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y al menos un componente seleccionado entre celulosa microcristalina, lactosa monohidrato, hidroxipropilmetilcelulosa y óxido de polietileno. En algunas formas de realización, la composición comprende al menos un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y celulosa microcristalina, lactosa monohidrato e hidroxipropilmetilcelulosa. En algunas formas de realización, la composición comprende al menos un compuesto descrito en el presente documento, o una de sus sales farmacéuticamente aceptables, y celulosa microcristalina, lactosa monohidrato y óxido de polietileno. En algunas formas de realización, la composición comprende además estearato de magnesio o dióxido de silicio. En algunas formas de realización, la celulosa microcristalina es Avicel PH102™. En algunas formas de realización, la lactosa monohidrato es Fast-flo 316™. En algunas formas de realización, la hidroxipropilmetilcelulosa es hidroxipropilmetilcelulosa 2208 K4M (p. ej., Methocel K4 M Premier™) y/o hidroxipropilmetilcelulosa 2208 K100LV (p. ej., Methocel K00LV™). En algunas formas de realización, el óxido de
polietileno es óxido de polietileno WSR 1105 (p. ej., Polyox WSR 1105™).
[0145] En algunas formas de realización, se usa un proceso de granulación en húmedo para producir la composición. En algunas formas de realización, se usa un proceso de granulación en seco para producir la composición.
[0146] Las composiciones se pueden formular en una forma de dosificación unitaria, conteniendo cada dosificación de aproximadamente 5 a aproximadamente 1000 mg (1 g), más generalmente de aproximadamente 100 mg a aproximadamente 500 mg, del ingrediente activo. En algunas formas de realización, cada dosificación contiene aproximadamente 10 mg del ingrediente activo. En algunas formas de realización, cada dosificación contiene aproximadamente 50 mg del ingrediente activo. En algunas formas de realización, cada dosificación contiene aproximadamente 25 mg del ingrediente activo. El término "formas de dosificación unitarias" se refiere a unidades físicamente discretas adecuadas como dosis unitarias para sujetos humanos y otros mamíferos, conteniendo cada unidad una cantidad predeterminada de material activo calculada para producir el efecto terapéutico deseado, en asociación con un excipiente farmacéutico adecuado.
[0147] Los componentes usados para formular las composiciones farmacéuticas son de alta pureza y están sustancialmente libres de contaminantes potencialmente dañinos (p. ej., al menos grado alimentario nacional, generalmente al menos grado analítico y más típicamente al menos grado farmacéutico). Particularmente para el consumo humano, la composición se fabrica o formula preferiblemente bajo los estándares de Buenas Prácticas de Fabricación como se define en las regulaciones aplicables de la Administración de Drogas y Alimentos de los Estados Unidos. Por ejemplo, las formulaciones adecuadas pueden ser estériles y/o sustancialmente isotónicas y/o en pleno cumplimiento de todas las normas de Buenas Prácticas de Fabricación de la Administración de Drogas y Alimentos de EE. UU.
[0148] El compuesto activo puede ser efectivo en un amplio rango de dosificación y generalmente se administra en una cantidad terapéuticamente efectiva. Se entenderá, sin embargo, que la cantidad del compuesto realmente administrada generalmente la determinará un médico, de acuerdo con las circunstancias relevantes, incluida la afección a tratar, la vía de administración elegida, el compuesto real administrado, la edad, peso y respuesta del paciente individual, la gravedad de los síntomas del paciente y similares.
[0149] La dosificación terapéutica de un compuesto de la presente invención puede variar según, por ejemplo, el uso particular para el que se hace el tratamiento, la forma de administración del compuesto, la salud y condición del paciente, y el juicio de el médico prescriptor. La proporción o concentración de un compuesto de la invención en una composición farmacéutica puede variar dependiendo de una serie de factores que incluyen la dosificación, las características químicas (p. ej., hidrofobicidad) y la vía de administración. Por ejemplo, los compuestos de la invención se pueden proporcionar en una solución tampón fisiológica acuosa que contiene de aproximadamente 0,1 a aproximadamente 10% p/v del compuesto para administración parenteral. Algunos rangos de dosis típicos son de aproximadamente 1 mg/kg a aproximadamente 1 g/kg de peso corporal por día. En algunas formas de realización, el intervalo de dosis es de aproximadamente 0,01 mg/kg a aproximadamente 100 mg/kg de peso corporal por día. Es probable que la dosificación dependa de variables tales como el tipo y grado de progresión de la enfermedad o trastorno, el estado general de salud del paciente en particular, la eficacia biológica relativa del compuesto seleccionado, la formulación del excipiente y su vía de administración. Las dosis efectivas se pueden extrapolar a partir de curvas de dosis-respuesta derivadas de sistemas de prueba en modelos animales o in vitro.
[0150] Para preparar composiciones sólidas tales como tabletas, el ingrediente activo principal se mezcla con un excipiente farmacéutico para formar una composición de preformulación sólida que contiene una mezcla homogénea de un compuesto de la presente invención. Cuando se hace referencia a estas composiciones de preformulación como homogéneas, el ingrediente activo normalmente se dispersa uniformemente por toda la composición para que la composición se pueda subdividir fácilmente en formas de dosificación unitaria igualmente efectivas, como tabletas, píldoras y cápsulas. Esta preformulación sólida se subdivide luego en formas de dosificación unitaria del tipo descrito anteriormente que contienen, por ejemplo, de aproximadamente 0,1 a aproximadamente 1000 mg del ingrediente activo de la presente invención.
[0151] Las tabletas o píldoras de la presente invención se pueden recubrir o combinar de otro modo para proporcionar una forma de dosificación que proporcione la ventaja de una acción prolongada. Por ejemplo, el comprimido o píldora puede comprender un dosificador interior y un componente de dosificación exterior, estando este último en forma de envoltorio sobre el primero. Los dos componentes pueden estar separados por una capa entérica que sirve para resistir la desintegración en el estómago y permitir que el componente interno pase intacto al duodeno o que su liberación se retrase. Se puede usar una variedad de materiales para tales capas o recubrimientos entéricos, incluyendo tales materiales una serie de ácidos poliméricos y mezclas de ácidos poliméricos con materiales tales como goma laca, alcohol cetílico y acetato de celulosa.
[0152] Las formas líquidas en las que los compuestos y las composiciones de la presente invención se pueden incorporar para la administración oral o por inyección incluyen soluciones acuosas, jarabes adecuadamente aromatizados, suspensiones acuosas o oleosas y emulsiones aromatizadas con aceites comestibles tales como aceite de semilla de algodón, aceite de sésamo aceite, aceite de coco o aceite de cacahuete, así como elixires y vehículos farmacéuticos similares.
[0153] Las composiciones para inhalación o insuflación incluyen soluciones y suspensiones en disolventes acuosos u orgánicos farmacéuticamente aceptables, o mezclas de los mismos, y polvos. Las composiciones líquidas o sólidas pueden contener excipientes farmacéuticamente aceptables adecuados como se describe anteriormente. En algunas formas de realización, las composiciones se administran por vía respiratoria oral o nasal para un efecto local o sistémico. Las composiciones se pueden nebulizar mediante el uso de gases inertes. Las soluciones nebulizadas se pueden respirar directamente desde el dispositivo nebulizador o el dispositivo nebulizador se puede conectar a una máscara facial, tienda de campaña o máquina de respiración de presión positiva intermitente. Las composiciones en solución, suspensión o polvo se pueden administrar por vía oral o nasal desde dispositivos que administran la formulación de manera apropiada.
[0154] Las formulaciones tópicas pueden contener uno o más vehículos convencionales. En algunas formas de realización, los ungüentos pueden contener agua y uno o más vehículos hidrofóbicos seleccionados de, por ejemplo, parafina líquida, polioxietilen alquil éter, propilenglicol, vaselina blanca y similares. Las composiciones portadoras de cremas pueden basarse en agua en combinación con glicerol y uno o más componentes, por ejemplo, monoestearato de glicerina, monoestearato de glicerina-PEG y alcohol cetilestearílico. Los geles se pueden formular usando alcohol isopropílico y agua, adecuadamente en combinación con otros componentes tales como, por ejemplo, glicerol, hidroxietilcelulosa y similares. En algunas formas de realización, las formulaciones tópicas contienen al menos alrededor de 0,1, al menos alrededor de 0,25, al menos alrededor de 0,5, al menos alrededor de 1, al menos alrededor de 2 o al menos alrededor de 5% en peso del compuesto de la invención. Las formulaciones tópicas se pueden envasar adecuadamente en tubos de, por ejemplo, 100 g que están opcionalmente asociados con instrucciones para el tratamiento de la indicación seleccionada, por ejemplo, psoriasis u otra afección de la piel.
[0155] La cantidad de compuesto o composición administrada a un paciente variará dependiendo de lo que se administre, el propósito de la administración, tal como profilaxis o terapia, el estado del paciente, la forma de administración y similares. En aplicaciones terapéuticas, las composiciones se pueden administrar a un paciente que ya padece una enfermedad en una cantidad suficiente para curar o al menos detener parcialmente los síntomas de la enfermedad y sus complicaciones. Las dosis eficaces dependerán del estado patológico que se esté tratando, así como del criterio del médico tratante, dependiendo de factores tales como la gravedad de la enfermedad, la edad, el peso y el estado general del paciente y similares.
[0156] Las composiciones administradas a un paciente pueden estar en forma de composiciones farmacéuticas descritas anteriormente. Estas composiciones se pueden esterilizar mediante técnicas de esterilización convencionales, o se pueden esterilizar por filtración. Las soluciones acuosas pueden envasarse para su uso tal cual, o liofilizarse, combinándose la preparación liofilizada con un vehículo acuoso estéril antes de la administración. El pH de las preparaciones de compuestos típicamente estará entre 3 y 11, más preferiblemente de 5 a 9 y lo más preferiblemente de 7 a 8. Se entenderá que el uso de algunos de los excipientes, vehículos o estabilizadores anteriores dará como resultado la formación de sales farmacéuticas.
[0157] La dosificación terapéutica de un compuesto de la presente invención puede variar de acuerdo, por ejemplo, con el uso particular para el que se realiza el tratamiento, la forma de administración del compuesto, la salud y el estado del paciente y el criterio del el médico prescriptor. La proporción o concentración de un compuesto de la invención en una composición farmacéutica puede variar dependiendo de una serie de factores que incluyen la dosificación, las características químicas (p. ej., hidrofobicidad) y la vía de administración. Por ejemplo, los compuestos de la invención se pueden proporcionar en una solución tampón fisiológica acuosa que contiene de aproximadamente 0,1 a aproximadamente 10% p/v del compuesto para administración parenteral. Algunos rangos de dosis típicos son de aproximadamente 1 mg/kg a aproximadamente 1 g/kg de peso corporal por día. En algunas formas de realización, el intervalo de dosis es de aproximadamente 0,01 mg/kg a aproximadamente 100 mg/kg de peso corporal por día. Es probable que la dosificación dependa de variables tales como el tipo y grado de progresión de la enfermedad o trastorno, el estado de salud general del paciente en particular, la eficacia biológica relativa del compuesto seleccionado, la formulación del excipiente y su vía de administración. Las dosis efectivas se pueden extrapolar a partir de curvas de dosisrespuesta derivadas de sistemas de prueba en modelos animales o in vitro.
V. Compuestos marcados y métodos de ensayo
[0158] Los compuestos de la presente descripción pueden ser útiles además en investigaciones de procesos biológicos en tejidos normales y anormales. Así, otro aspecto de la presente invención se relaciona con compuestos marcados de la invención (radiomarcados, fluorescentes, etc.) que serían útiles no solo en técnicas de imagen sino también en ensayos, tanto in vitro como in vivo, para localizar y cuantificar la proteína PD-1 o PD-L1 en muestras de tejido, incluido el humano, y para identificar ligandos de PD-L1 mediante la inhibición de la unión de un compuesto marcado. Por consiguiente, la presente invención incluye ensayos de unión de PD-1/PD-L1 que contienen tales compuestos marcados.
[0159] La presente invención incluye además compuestos sustituidos isotópicamente de la divulgación. Un compuesto "sustituido isotópicamente" es un compuesto de la invención en donde uno o más átomos se reemplazan o sustituyen por un átomo que tiene una masa atómica o número de masa diferente de la masa atómica o número de masa que normalmente se encuentra en la naturaleza (es decir, que se produce de forma natural). Debe entenderse que un compuesto "radiomarcado" es un compuesto que ha incorporado al menos un isótopo que es radiactivo (p. ej., un radionúclido). Los radionúclidos adecuados que se pueden incorporar en los compuestos de la presente invención
incluyen, entre otros, 3H (también escrito como T para tritio), 11C, 13C, 14C, 13N, 15N, 15O, 17O, 18O, 18F, 35S, 36Cl, 82Br, 75Br, 76Br, 77Br, 123I, 124I, 125I y 131I. El radionúclido que se incorpora en los presentes compuestos radiomarcados dependerá de la aplicación específica de ese compuesto radiomarcado. Por ejemplo, para ensayos de competencia y marcaje de proteína PDL1 in vitro, los compuestos que incorporan 3H, 14C, 82Br, 125I, 131I, 35S o generalmente serán más útiles. Para aplicaciones de radioimagen, 11C, 18F, 125I, 123I, 124I, 131I, 75Br, 76Br o 77Br serán generalmente los más útiles. En algunas formas de realización, el radionúclido se selecciona del grupo que consta de 3H, 14C, 125I, 35S y 82Br. Los métodos sintéticos para incorporar radioisótopos en compuestos orgánicos son conocidos en la técnica.
[0160] Específicamente, un compuesto marcado de la invención se puede usar en un ensayo de selección para identificar y/o evaluar compuestos. Por ejemplo, un compuesto recién sintetizado o identificado (es decir, compuesto de prueba) que está marcado puede evaluarse por su capacidad para unirse a una proteína PD-L1 al monitorear su variación de concentración cuando se pone en contacto con la proteína PDL1, a través del seguimiento del marcaje. Por ejemplo, un compuesto de prueba (marcado) puede evaluarse por su capacidad para reducir la unión de otro compuesto que se sabe que se une a una proteína PD-L1 (es decir, un compuesto estándar). En consecuencia, la capacidad de un compuesto de prueba para competir con el compuesto estándar para unirse a la proteína PD-L1 se correlaciona directamente con su afinidad de unión. Por el contrario, en algunos otros ensayos de detección, el compuesto estándar está marcado y los compuestos de prueba no están marcados. En consecuencia, se controla la concentración del compuesto estándar marcado para evaluar la competencia entre el compuesto estándar y el compuesto de prueba, y así se determina la afinidad de unión relativa del compuesto de prueba.
VI. Kits
[0161] La presente descripción también incluye kits farmacéuticos útiles, por ejemplo, en el tratamiento o prevención de enfermedades o trastornos asociados con la actividad de PD-L1, incluida su interacción con otras proteínas como PD-1 y B7-1 (CD80), tales como cáncer o infecciones, que incluyen uno o más recipientes que contienen una composición farmacéutica que comprende una cantidad terapéuticamente eficaz de un compuesto de Fórmula (II), o cualquiera de sus formas de realización. Dichos kits pueden incluir además uno o más de varios componentes de kits farmacéuticos convencionales, tales como, por ejemplo, recipientes con uno o más vehículos farmacéuticamente aceptables, recipientes adicionales, etc., como será fácilmente evidente para los expertos en la técnica. También se pueden incluir en el kit instrucciones, ya sea como insertos o etiquetas, que indiquen las cantidades de los componentes que se administrarán, las pautas para la administración y/o las pautas para mezclar los componentes.
[0162] La invención se describirá con mayor detalle a modo de ejemplos específicos. Los siguientes ejemplos se ofrecen con fines ilustrativos y no pretenden limitar la invención de ninguna manera. Los expertos en la técnica reconocerán fácilmente una variedad de parámetros no críticos que se pueden cambiar o modificar para producir esencialmente los mismos resultados. Se ha encontrado que los compuestos de los Ejemplos inhiben la actividad de la interacción proteína/proteína PD-1/PD-L1 según al menos un ensayo descrito en el presente documento.
EJEMPLOS
[0163] A continuación se proporcionan procedimientos experimentales para los compuestos de la invención. La purificación CLEM preparativa de acceso abierto de algunos de los compuestos preparados se realizó en sistemas de fraccionamiento dirigido por masas de Waters. La configuración básica del equipo, los protocolos y el software de control para la operación de estos sistemas se han descrito en detalle en la literatura. Véase, por ejemplo, Blom, "Two-Pump At Column Dilution Configuration for Preparative LC-MS", K. Blom, J. Combi. Chem., 2002, 4, 295-301; Blom et al., "Optimizing Preparative LC-MS Configurations and Methods for Parallel Synthesis Purification", J. Combi. Chem., 2003, 5, 670-83; y Blom et al., "Preparative LC-MS Purification: Improved Compound Specific Method Optimization", J. Combi. Chem., 2004, 6, 874-883.
Ejemplo 1
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il[metil}amino)etanol
[0164]

Paso 1: (2-bromoimidazo[1,2-a]pirídin-6-il)metanol
[0165]

[0166] A una solución de 2-bromoimidazo[1,2-a]piridin-6-carboxilato de metilo (200 mg, 0,784 mmol) (ArkPharm, n.° de cat. AK-31669) en tetrahidrofurano (5,0 ml) a 0 °C se añadió hidruro de diisobutilaluminio 1,0 M en tetrahidrofurano (862 ml, 0,862 mmol). La mezcla resultante se agitó a temperatura ambiente durante 1 hora, luego se inactivó con una solución acuosa saturada de NH4Cl (1 ml), se agitó durante 1 hora y luego se filtró a través de celite. La capa orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se usó para el siguiente paso sin más purificación. CL-EM calculado para C8H8BrN2O (M+H)+: m/z = 227,0; encontrado 227,2.
Paso 2 :2-bromoimidazo[1,2-a]piridin-6-carbaldehído
[0167]

[0168] A una suspensión del (2-bromoimidazo[1,2-a]piridin-6-il)metanol crudo del Paso 1 en cloruro de metileno (5,0 ml) se añadió peryodinano de Dess-Martin (499 mg, 1,18 mmol). La mezcla resultante se agitó a temperatura ambiente durante 30 min y luego se inactivó con solución saturada de NaHCO3. La capa orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 10 % de MeOH/DCM para dar el producto deseado (156 mg, 88 %). CL-EM calculado para C8H6BrN2O (M+H)+: m/z = 225,0; encontrado 225,2.
Paso 3 :2-{[(2-bromoimidazo[1,2-a]piridin-6-il)metil]amino}etanol
[0169]

[0170] A una solución de 2-bromoimidazo[1,2-a]piridina-6-carbaldehído (20 mg, 0,09 mmol) y etanolamina (7,0 mg, 0,12 mmol) en acetonitrilo (1,0 ml) se añadió triacetoxiborohidruro de sodio (28 mg, 0,13 mmol). La mezcla resultante se agitó a temperatura ambiente durante la noche y luego se concentró. El residuo se usó para el siguiente paso sin más purificación. CL-EM calculado para C1üH13BrN3O (M+H)+: m/z = 270,0; encontrado 270,2.
Paso 4:4,4,5,5-tetrametil-2-(2-metilbifenil-3-il) -1,3,2-dioxaborolano
[0171]

[0172] Una mezcla de 3-cloro-2-metilbifenilo (0,440 ml, 2,47 mmol) (Aldrích, n.° de cat. 361623), 4,4,5,5,4',4',5',5'-octametil-[2,2']bi[[1,3,2]dioxaborolanil] (1,88 g, 7,40 mmol), acetato de paladio (22,2 mg, 0,0987 mmol), K3PO4 (1,57 g, 7,40 mmol) y 2-(diciclohexilfosfino)-2',6'-dimetoxi-1,1'-bifenilo (101 mg, 0,247 mmol) en 1,4-dioxano (10 ml) se purgó con nitrógeno y luego se agitó a temperatura ambiente durante 48 h. La mezcla de reacción se diluyó con diclorometano (DCM), luego se lavó con agua y salmuera. La capa orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 5 % de EtOAc/DCM para dar el producto deseado (656 mg, 90 %). CL-EM calculado para C19H24BO2 (M+H)+: m/z = 295,2; encontrado 295,2.
Paso 5 :2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il]metil}amino)etanol
[0173] A una mezcla de 2-{[(2-bromoimidazo[1,2-a]piridin-6-il)metil]amino}etanol (9 mg, 0,03 mmol), 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il) -1,3,2-dioxaborolano (10 mg, 0,03 mmol) y carbonato de sodio (8,58 mg, 0,0809 mmol) en alcohol terc-butílico (0,4 mL) y agua (0,2 mL) se añadió dicloro[1, 1 '-bis (diciclohexilfosfino)ferroceno]paladio(II) (3 mg, 0,00324 mmol). La mezcla resultante se purgó con nitrógeno, luego se calentó a 105 °C y se agitó durante 4 h. La mezcla de reacción se enfrió a temperatura ambiente y luego se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. C L - E m calculado para C23H24N3O (M+H)+: m/z = 358,4; encontrado 358,2.
Ejemplo 2
2-({[2-(2-metilbifenil-3-il)indolizin-7-il]metil}amino)etanol
[0174]

Paso 1:2-bromoindolizina-7-carboxilato de etilo
[0175]

[0176] A mezcla de 4-bromo-1H-pirrol-2-carbaldehído (Apollo, n.° de cat. AS422081: 511 mg, 2,94 mmol), 4-bromocrotonato de etilo (Aldrich, n.° de cat. E13830: 1130 mg, 5,87 mmol) y carbonato de potasio (893 mg), 6,46 mmol) en N,N-dimetilformamida (DMF, 8 ml) se agitó durante la noche a temperatura ambiente. La mezcla de reacción se diluyó con EtOAc y luego se lavó con agua y salmuera. La capa orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 30 % de EtOAc/hexanos para dar el producto deseado como un sólido amarillo. CL-EM calculado para CnHnBrNO2 (M+H)+: m/z = 268,0; encontrado 268,0.
Paso 2: (2-bromoindolizina-7-il)metanol
[0177]

[0178] A una solución de 2-bromoindolizina-7-carboxilato de etilo (167 mg, 0,623 mmol) en THF (1 ml) se añadió tetrahidroaluminato de litio en THF (1,0 M, 400 pl, 0,4 mmol) gota a gota a 0 °C. La mezcla se calentó lentamente a temperatura ambiente y se agitó durante 1 h, luego la mezcla se inactivó con EtOAc, seguido de agua y solución de hidróxido de sodio. La mezcla se extrajo tres veces con EtOAc. La fase orgánica se combinó, se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 60 % de EtOAc/hexanos para dar el producto deseado. CL-EM calculado para C9H9BrNO (M+H)+: m/z = 226,0; encontrado 225,9.
Paso 3 :2-bromoindolizina-7-carbaldehído
[0179]

[0180] A una solución de (2-bromoindolizina-7-il)metanol (44,0 mg, 0,195 mmol) en cloruro de metileno (1,5 ml) se añadió peryodinano de Dess-Martin (82,6 mg, 0,195 mmol) a temperatura ambiente. La mezcla de reacción se agitó durante 10 min y luego se inactivó con una solución de NaHCO3 y una solución de Na2S2O3. La mezcla se extrajo con cloruro de metileno. La fase orgánica se combinó, se secó sobre MgSO4 y se concentró. El residuo se usó en el siguiente paso sin más purificación. CL-EM calculado para C9H7BrNO (M+H)+: m/z = 224,0; encontrado 223,9.
Paso 4 :2-{[(2-bromoindolizin-7-il)metil]amino}etanol
[0181]

[0182] Al producto bruto del Paso 3 se le añadió una solución de etanolamina (23 ml, 0,39 mmol) en cloruro de metileno (2 ml). La mezcla se agitó durante 20 min a temperatura ambiente y luego se añadieron triacetoxiborohidruro de sodio (82 mg, 0,39 mmol) y ácido acético (1 gota). La mezcla se agitó a temperatura ambiente durante 2 h, luego se inactivó con una solución de NH4OH y se extrajo con EtOAc tres veces. La fase orgánica se combinó, se secó sobre MgSO4 y se concentró. El residuo se usó en el siguiente paso sin más purificación. CL-EM calculado para CnHuBrN2O (M+H)+: m/z = 269,0; encontrado 269,0.
Paso 5 :2-({[2-(2-metilbifenil-3-il)indolizin-7-il]metil]amino)etanol
[0183] A una solución del producto crudo del Paso 4 en 1,4-dioxano (1 mL) y agua (0,2 mL) se añadieron 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il)-1,3,2-dioxaborolano (Ejemplo 1, Paso 4: 57 mg, 0,20 mmol), fosfato de potasio (69 mg, 0,32 mmol) y dicloro[1,1'-bis(diciclohexilfosfino)ferroceno]paladio(M) (10 mg, 0,01 mmol). La mezcla resultante se purgó con N2 y luego se agitó a 90 °C durante 4 h. La mezcla de reacción se enfrió a temperatura ambiente, luego se diluyó con EtOAc y se lavó con agua. La fase orgánica se secó sobre MgSO4, se filtró y se concentró. El residuo se disolvió en MeOH y luego se purificó mediante HPLC preparatoria (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C24H25N2O (M+H)+: m/z = 357,2; encontrado 357,2.
Ejemplo 3
Ácido (2S)-1-{[2-(2-metilbifenil-3-il)indolizin-7-il]metil}piperidina-2-carboxílico
[0184]

Paso 1: metil (2S)-]-[(2-bromoindolizin-7-il)metil]piperidina-2-carboxilato
[0185]

[0186] A una mezcla de cloruro de hidrógeno de (2S)-piperidina-2-carboxilato de metilo (180 mg, 1,0 mmol) y 2-bromoindolizina-7-carbaldehído (75 mg, 0,33 mmol) en CH2Cl2 (2 ml) a temperatura ambiente se añadió N,N-diisopropiletilamina (170 gl, 1,0 mmol), seguido de ácido acético (100 gl, 2 mmol). La mezcla de reacción se agitó durante
1 h y luego se añadió triacetoxiborohidruro de sodio (280 mg, 1,3 mmol). Después de agitar a temperatura ambiente durante 4 h, la mezcla de reacción se inactivó con una solución de NH4OH y luego se extrajo tres veces con CH2Cl2. La fase orgánica se combinó, se secó sobre MgSO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 40 % de EtOAc/hexanos para dar el producto deseado. CL-EM calculado para C16H2üBrN2O2 (M+H)+: m/z = 351,1; encontrado 351,0.
Paso 2: (2S)-1-{[2-(2-metilbifenil-3-il)indolizin-7-il]metil]piperidina-2-carboxilato de metilo
[0187]

[0188] A una solución de (2S) de metil S-1-[(2-bromoindolizin-7-il)metil]piperidina-2-carboxilato (producto del Paso 1) en 1,4-dioxano (0,3 ml) y agua (0,06 ml) se añadió 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il)-1,3,2-dioxaborolano (Ejemplo 1, Paso 4: 18 mg, 0,060 mmol), fosfato de potasio (17 mg, 0,078 mmol) y dicloro[1,1 bis(diciclohexilfosfino)ferroceno]paladio(II) (2 mg, 0,003 mmol). La mezcla se purgó con N2 y luego se calentó a 90 °C durante 4 h. La mezcla de reacción se enfrió a temperatura ambiente, se diluyó con EtOAc y luego se lavó con agua y salmuera. La fase orgánica se secó sobre MgSO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 50 % de EtOAc/Hexanos para dar el producto deseado. CL-EM calculado para C29H31N2O2 (M+H)+: m/z = 439,2; encontrado 439,2.
Paso 3: Ácido (2S)-1 -{[2-(2-metilbifenil-3-il)indolizin-7-il]metil)piperidina-2-carboxílico
[0189] A una mezcla de metil (2S)-1-{[2-(2-metilbifenil-3-il)indolizin-7-il]metil}piperidina-2-carboxilato (14 mg, 0,032 mmol) en tetrahidrofurano (THF, 0,3 ml) y MeOH (0,3 ml) se añadió litio monohidrato de hidróxido (20 mg, 0,4 mmol) y agua (0,3 ml). La mezcla resultante se agitó a temperatura ambiente durante la noche. La mezcla de reacción se diluyó con MeOH y luego se purificó por HPLC preparativa (pH = 10, acetonitrilo/agua+NH4OH) para dar el producto deseado. CL-EM calculado para C28H29N2O2 (M+H)+: m/z = 425,2; encontrado 425,2.
Ejemplo 4
Ácido (2S)-1-{[6-(2-metilbifenil-3-il)pirrolo[1,2-c]pirimidin-3-il]metil}piperidin-2-carboxílico
[0190]

Paso 1: 6 -bromopirrolo[1,2-c]pirimidina-3-carbaldehído
[0191]

[0192] A una solución de 6-bromopirrolo[1,2-c]pirimidina-3-carboxilato de etilo (D-L chiralchemicals, n.° de cat. ST-KS-041: 119 mg, 0,442 mmol) en CH2Cl2 (4 ml) se añadió hidruro de diisobutilaluminio en CH2Cl2 (1,0 M, 440 ml, 0,44 mmol) gota a gota a -78 °C. La mezcla se calentó lentamente hasta temperatura ambiente y se agitó durante 3 h. Luego, la mezcla de reacción se inactivó con EtOAc seguido de una solución de (NH4)2SO4 y luego se extrajo con EtOAc tres veces. La fase orgánica se combinó, se secó sobre MgSO4, se filtró y se concentró. El residuo se purificó mediante cromatografía
flash en una columna de gel de sílice eluyendo con 0 a 50 % de EtOAc/Hexanos para dar el producto deseado. CL-EM calculado para C8H6BrN2O (M+H)+: m/z = 225,0; encontrado 224,9.
Paso 2: Metil (2S)-1 -[(6-bromopirrolo[1,2-c]pirímidin-3-il)metil]piperídina-2-carboxilato
[0193]

[0194] A una solución de 6-bromopirrolo[1,2-c]pirimidina-3-carbaldehído (9,0 mg, 0,040 mmol) y (2S)-piperidina-2-carboxilato de metilo [1,0]-cloruro de hidrógeno (18 mg, 0,10 mmol) en CH2Cl2 (0,2 ml) se añadieron diisopropiletilamina (17,4 mL, 0,10 mmol) y ácido acético (7 mL, 0,1 mmol) a temperatura ambiente. La mezcla se agitó durante 2 h y luego se añadió triacetoxiborohidruro de sodio (30 mg, 0,2 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 3 h, luego se inactivó con una solución de NH4OH y se extrajo tres veces con CH2Cl2. La fase orgánica se combinó, se secó sobre MgSO4, se filtró y se concentró. El residuo se usó en el siguiente paso sin más purificación. CL-EM calculado para C1sH1gBrN3O2 (M+H)+: m/z = 352,1; encontrado 352,0.
Paso 3: Metil (2S)-1 -{[6-(2-metilbifenil-3-il)pirrolo[1,2-c]pirímidin-3-il]metil}piperídin-2-carboxilato
[0195]

[0196] A la mezcla del producto bruto del Paso 2 en 1,4-dioxano (0,3 mL) y agua (0,07 mL) se le añadió 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il)-1,3,2-dioxaborolano (Ejemplo 1, Paso4 :21 mg, 0,070 mmol), fosfato de potasio (20. mg, 0,092 mmol) y dicloro[1,1 '-bis(diciclohexilfosfino) ferroceno]paladio(II) (3 mg, 0,004 mmol). La mezcla se purgó con N2 y luego se calentó a 90 °C durante 4 h. La mezcla de reacción se enfrió a temperatura ambiente, se diluyó con EtOAc y luego se lavó con agua y salmuera. La fase orgánica se secó sobre MgSO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 60 % de EtOAc/hexanos para dar el producto deseado. CL-EM calculado para C28H30N3O2 (M+H)+: m/z = 440,2; encontrado 440,2.
Paso 4: Ácido (2S)-1 -{[6-(2-metilbifenil-3-il)pirrolo[1,2-c]pirímidin-3-il]metil]piperídina-2-carboxílico
[0197] A una solución de (2S)-1-{[6-(2-metilbifenil-3-il)pirrolo[1,2-c]pirimidin-3-il]metil}piperidin-2-carboxilato de metilo (6,7 mg, 0,015 mmol) en Se añadió t Hf (0,1 mL) y MeOH (0,1 mL) monohidrato de hidróxido de litio (8 mg, 0,2 mmol) y agua (0,1 mL). La mezcla resultante se agitó a temperatura ambiente durante la noche, luego se diluyó con MeOH y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C2 7 H28N3O2 (M+H)+: m/z = 426,2; encontrado 426,2.
Ejemplo 5
2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metilamino)etanol
[0198]

Paso 1: 1-(2-metilbifenil-3-il)etanona
[0199]

[0200] A una solución de 1-(3-bromo-2-metilfenil)etanona (AstaTech, n° de catCL9266: 4,2 g, 20 mmol) en agua (10 ml) y 1,4-dioxano (45 mL) se añadieron fosfato de potasio (8,4 g, 39 mmol), ácido fenilborónico (2,6 g, 22 mmol) y cloro(2-diciclohexilfosfino-2',4',6'-triisopropil-1,1'-bifenil)[2-(2'-amino-1,1'-bifenil)]paladio(M) (0,8 g, 1 mmol). La mezcla resultante se purgó con nitrógeno y luego se agitó a 100 °C durante 30 min. La mezcla de reacción se enfrió a temperatura ambiente, luego se diluyó con acetato de etilo, se lavó con agua y salmuera. La capa orgánica se secó sobre MgSO4, se filtró y luego se concentró. El residuo se purificó mediante cromatografía en gel de sílice eluyendo con acetato de etilo al 0-50 % en hexanos para proporcionar el producto deseado (3,95 g, 95 %) como un aceite amarillento claro. CL-EM calculado para C15H15O (m H)+: m/z = 211,3; encontrado 211,3.
Paso 2 :2-bromo-1-(2-metilbifenil-3il)etanona
[0201]

[0202] A una solución de 1-(2-metilbifenil-3-il)etanona (1,25 g, 5,94 mmol) en acetato de etilo (30 ml) se añadió bromuro de cobre (II) (5,3 g, 24 mmol). La mezcla de reacción se agitó a 80 °C durante 2 horas, luego se enfrió a temperatura ambiente, se filtró y se concentró a sequedad bajo presión reducida. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0-50 % en hexanos para proporcionar el producto deseado (1,51 g, 87 %) como un aceite amarillento claro. CL-EM calculado para C^HuBrO (M+H)+: m/z = 289,0; encontrado 289,0.
Paso 3: 6-bromo- 1,2,4-triazin-3-amina
[0203]

[0204] A una solución de 1,2,4-triazin-3-amina (Aldrich, cat # 100625: 5,0 g, 52 mmol) en acetonitrilo (50 mL) y agua (70 mL) se añadió N-bromosuccinimida (9,72 g, 54,6 mmol). La mezcla resultante se agitó a temperatura ambiente durante 2 horas, luego se diluyó con 100 ml de solución saturada de NaHCO3, se agitó durante otra hora y luego se extrajo con acetato de etilo. La capa orgánica se lavó con salmuera, se secó sobre MgSO4, luego se filtró y se concentró a sequedad para dar el producto deseado (4,5 g, 49 %) como un sólido pardusco, que se usó para el paso siguiente sin más purificación.
Paso 4: 6-vinil-1,2,4-triazin-3-amina
[0205]

[0206] A una solución de 6-bromo-1,2,4-triazin-3-amina (1,0 g, 5,7 mmol) en agua (3 mL) y 1,4-dioxano (17 mL) se añadieron fosfato de potasio (2,4 g, 11 mmol), 4,4,5,5-tetrametil-2-vinil-1,3,2-dioxaborolano (Aldrich, n.° de cat. 633348: 0,97 g, 6,3 mmol) y cloro(2-diciclohexilfosfino-2',4',6'-triisopropil-1,1'-bifenil)[2-(2'-amino-1,1' -bifenil)]paladio(II) (0,09 g, 0,1 mmol). La mezcla resultante se purgó con nitrógeno y luego se agitó a 80 °C durante 30 min. La mezcla de reacción se enfrió a temperatura ambiente, se diluyó con acetato de etilo y luego se lavó con agua y salmuera. Luego, la capa orgánica se secó sobre MgSO4, se filtró y luego se concentró a sequedad para dar el producto deseado (580 mg, 83 %) como un sólido pardusco que se usó para el paso siguiente sin purificación adicional.
Paso 5: 6-(2-metilbifenil-3-il)-2-vinilimidazo[1,2-b][ 1,2,4]tríazina
[0207]

[0208] A una solución de 6-vinil-1,2,4-triazin-3-amina (200 mg, 2 mmol) en alcohol isopropílico (6,3 ml) se añadió 2-bromo-1-(2-metilbifenil-3-il)etanona (470 mg, 1,6 mmol). La mezcla resultante se calentó hasta 90 °C y se agitó durante 2 horas. La mezcla de reacción se enfrió a temperatura ambiente y luego se concentró a sequedad. El residuo se purificó por cromatografía en gel de sílice utilizando 0-50 % de acetato de etilo en hexanos para proporcionar el producto deseado ( 200 mg, 40 %) como un sólido amarillento. CL-EM calculado para C20H17N4 (M+H)+: m/z = 313,1; encontrado 313,4. Paso 6: 6-(2-metilbifenil-3-il)imidazo[1,2-b]1,2,4-tríazina-2-carbaldehído
[0209]

[0210] A una solución de 6-(2-metilbifenil-3-il)-2-vinilimidazo[1,2-b][1,2,4]triazina (340 mg, 1,1 mmol) en tetrahidrofurano (10 mL) y agua (20 mL) se añadió osmato de potasio, dihidrato ( 80 mg, 0,2 mmol) y peryodato de sodio (880 mg, 4,1 mmol). La mezcla resultante se agitó a temperatura ambiente durante 2 horas, luego se diluyó con acetato de etilo, se lavó con agua y salmuera. La capa orgánica se secó sobre MgSO4, se filtró y luego se concentró a sequedad. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0-80 % en hexanos para proporcionar el producto deseado (220 mg, 64 %) como un sólido amarillento. CL-EM calculado para C19H15N4O (M+H)+: m/z = 315,1; encontrado 315,2.
Paso 7 :2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]tríazin-2-il)metilamino)etanol
[0211] A una solución de 6 -(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazina-2-carbaldehído (20 mg, 0,06 mmol) en N,N-dimetilformamida (500 gL) se añadió etanolamina (19 gL, 0,32 mmol) y ácido acético (18 gL, 0,32 mmol). La mezcla resultante se agitó a temperatura ambiente durante 30 min y luego se añadió cianoborohidruro de sodio (8,0 mg, 0,13 mmol). La mezcla se agitó a temperatura ambiente durante 2 horas, luego se diluyó con metanol y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C21H22N5O (M+H)+: m/z = 360,2; encontrado 360,2.
Ejemplo 6
2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metilamino)acetonitrilo
[0212]

[0213] Este compuesto se preparó usando procedimientos similares a los descritos para el Ejemplo 5 con aminoacetonitrilo reemplazando etanolamina en el Paso 7. La mezcla resultante se purificó mediante HPLC preparatoria (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C21H19N6 (m +H)+: m/z = 355,2; encontrado 355,2.
Ejemplo 7
2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metilamino)acetamida
[0214]

[0215] Este compuesto se preparó usando procedimientos similares a los descritos para el Ejemplo 5 con glicinamida reemplazando la etanolamina en el Paso 7. La mezcla resultante se purificó por prep-HPLC (pH = 2, acetonitrilo/agua+TFA) para dar el producto deseado como la sal TFA. CL-EM calculado para C21H21N6O (M+H)+: m/z = 373,2; encontrado 373,2.
Ejemplo 8
2-(metil((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metil)amino)etanol
[0216]

[0217] Este compuesto se preparó usando procedimientos similares a los descritos para el Ejemplo 5 con 2-(metilamino)etanol reemplazando la etanolamina en el Paso 7. La mezcla resultante se purificó por prep-HPLC (pH = 2, acetonitrilo/agua+TFA) para dar el deseado producto como la sal TFA. CL-EM calculado para C22H24N5O (M+H)+: m/z = 374,2; encontrado 374,2.
Ejemplo 9
2-((8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metilamino)etanol
[0218]

Paso 1 :6-bromo-8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridina
[0219]

[0220] A una solución de 2-bromo-1-(2-metilbifenil-3-il)etanona (Ejemplo 5, Paso 2: 500 mg, 2 mmol) en alcohol isopropílico (7 ml) se añadió 5-bromo-3-metilpiridin-2-amina (Aldrich, N° de Cat 525537: 320 mg, 1,7 mmol). La mezcla resultante se agitó a 90 °C durante 1 hora, luego se enfrió a temperatura ambiente y se concentró a sequedad. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0-60 % en hexanos para proporcionar el producto deseado (299 mg, 40 %). como un sólido blanco. CL-EM calculado para C21H18BrN2 (M+H)+: m/z = 377,1; encontrado 377,0.
Paso 2 :8-metil-2-(2-metilbifenil-3-il)-6-vinilimidazo[1,2-a]piridina
[0221]

[0222] A una solución de 6-bromo-8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridina (229 mg, 0,607 mmol) en agua (0,5 ml) y 1,4-dioxano (2,5 ml) se añadió 4,4,5,5-tetrametil-2-vinil-1,3,2-dioxaborolano (Aldrich, n°de cat. 633348: 100 mg, 0,67 mmol), fosfato de potasio (0,26 g, 1,2 mmol) y (2'-aminobifenil-2-il)(cloro)[diciclohexil(2',4',6'-triisopropilbifenil-2-il)fosforaniliden]paladio (0,05 g, 0,06 mmol). La mezcla se purgó con nitrógeno y luego se agitó a 90 °C durante 1 hora. La mezcla de reacción se enfrió a temperatura ambiente y luego se concentró. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0-60 % en hexanos para proporcionar el producto deseado (197 mg, 82 %) como un sólido amarillento. CL-EM calculado para C23H21N2 (M+h )+: m/z = 325,2; encontrado 325,1.
Paso 3 :8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-carbaldehído
[0223]

[0224] A una solución de 8-metil-2-(2- metilbifenil-3-il)-6-vinilimidazo[1,2-a]piridina (162 mg, 0,499 mmol) en 1,4-dioxano (3,5 mL) y agua (6 mL) se añadió osmato de potasio, dihidrato (20 mg, 0,05 mmol) y metaperyodato de sodio (210 mg, 1,0 mmol). La mezcla resultante se agitó a temperatura ambiente durante 2 horas, luego se diluyó con agua, se inactivó con sulfito de sodio y luego se extrajo con acetato de etilo. El extracto combinado se secó sobre Na2SO4, se filtró y luego se concentró a sequedad bajo presión reducida. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0-80 % en hexanos para proporcionar el producto deseado (57 mg, 35 %) como un sólido amarillento. CL-EM
calculado para C22H19N2O (M+H)+: m/z = 327,1; encontrado 327,1.
Paso 4 :2-((8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metilamino)etanol
[0225] A una solución de 8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-carbaldehído (28 mg, 0,086 mmol) en N,N-dimetilformamida (700 pL) se añadió y etanolamina (10 pL, 0,17 mmol) y ácido acético (50 pL, 0,8 mmol). La mezcla se agitó a temperatura ambiente durante la noche y luego se añadió cianoborohidruro de sodio (0,027 g, 0,43 mmol). La mezcla de reacción se agitó a temperatura ambiente durante otros 30 minutos, luego se diluyó con metanol y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como sal de TFA. CL-EM calculado para C24H26N3O (M+H)+: m/z = 372,2; encontrado 372,2.
Ejemplo 10
Ácido (S)-1-((8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metil)piperidina-2-carboxílico
[0226]
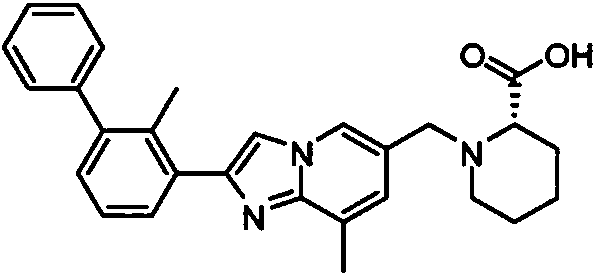
[0227] Este compuesto se preparó usando procedimientos similares a los descritos para el Ejemplo 9 con (S)-piperidina-2-ácido carboxílico reemplazando la etanolamina en el Paso 4. La mezcla resultante se purificó por prep-HPLC (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C28H30N3O2 (M+H)+: m/z = 440,2; encontrado 440,3.
Ejemplo 11
2-((8-cloro-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metilamino)etanol
[0228]

Paso 1 :5-bromo-3-cloropiridin-2-amina
[0229]
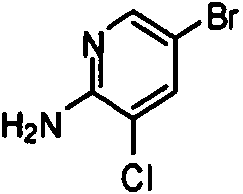
[0230] A una solución de 2-amino-5-bromopiridina (Aldrich, N° de Cat. 122858: 5,0 g, 29 mmol) en N,N-dimetilformamida (60 ml) se añadió N-clorosuccinimida (4,2 g, 32 mmol). La mezcla resultante se agitó a temperatura ambiente durante 1 hora y luego se añadió solución acuosa saturada de NaHCO3. La mezcla se agitó durante 10 min y luego se extrajo con acetato de etilo. Los extractos combinados se secaron sobre MgSO4, se filtraron y se concentraron a sequedad bajo presión reducida. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0-100 % en hexanos para proporcionar el producto deseado (4,8 g, 80 %) como un sólido amarillento. CL-EM calculado para C5H5BrClN2
(M+H)+: m/z = 206,9; encontrado 206,9.
Paso 2: 6-bromo-8-cloro-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridina
[0231]

[0232] A una solución de 2-bromo-1-(2-metilbifenil-3-il)etanona (Ejemplo 5, Paso 2: 560 mg, 1,9 mmol) en alcohol isopropílico (7 ml) se añadió 5-bromo-3-cloropiridin-2-amina (400 mg, 2 mmol). La mezcla resultante se agitó a 90 °C durante 4 horas, luego se enfrió a temperatura ambiente y se concentró a sequedad bajo presión reducida. El residuo se purificó mediante cromatografía en gel de sílice utilizando acetato de etilo al 0-50 % en hexanos para proporcionar el producto deseado (82 mg, 10 %) como un sólido amarillento. CL-EM calculado para C2üH15BrClN2 (M+H)+: m/z = 397,0; encontrado 397,0.
Paso 3 :8-cloro-2-(2-metilbifenil-3-il)-6-vinilimidazo[1,2-a]piridina
[0233]

[0234] A una solución de 6-bromo-8-cloro-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridina (82 mg, 0,21 mmol) en agua (0,2 ml) y 1,4-dioxano (2 ml) se añadió 4,4,5,5-tetrametil-2-vinil-1,3,2-dioxaborolano (Aldrich, n°de cat 633348: 35 mg, 0,23 mmol), fosfato de potasio (88 mg, 0,41 mmol) y (2'-aminobifenil-2-il)(cloro)[diciclohexil(2',4',6'-triisopropilbifenil-2-il)fosforaniliden]paladio (8 mg, 0,01 mmol). La mezcla resultante se purgó con nitrógeno, luego se calentó hasta 70 °C y se agitó durante 30 min. A continuación, la mezcla de reacción se enfrió a temperatura ambiente, se diluyó con salmuera y se extrajo con acetato de etilo. Los extractos combinados se secaron sobre MgSÜ4, se filtraron y luego se concentraron a sequedad bajo presión reducida. El residuo se purificó por cromatografía en gel de sílice utilizando acetato de etilo al 0 80 % en hexanos para proporcionar el producto deseado (59 mg, 83 %) como un sólido amarillento. CL-EM calculado para C22H1sClN2 (M+H)+: m/z = 345,1; encontrado 345,0.
Paso 4 :8-cloro-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-carbaldehído
[0235]
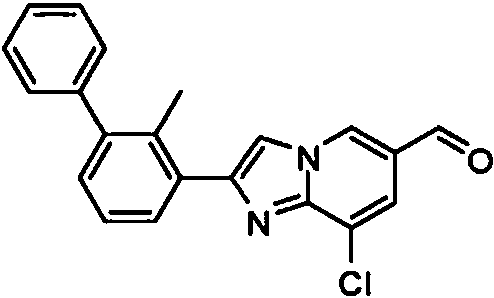
[0236] A una solución de 8-cloro-2-(2-metilbifenil-3-il)-6-vinilimidazo[1,2-a]piridina (59 mg, 83 %) en 1,4-dioxano (2 mL) y agua (3 mL) se añadió peryodato de sodio (0,13 g, 0,62 mmol) y osmato de potasio dihidrato (20 mg, 0,04 mmol). La mezcla resultante se agitó a temperatura ambiente durante 2 horas, luego se diluyó con agua, se inactivó con sulfito de sodio y se extrajo con acetato de etilo. Los extractos combinados se secaron sobre MgSÜ4, se filtraron y se concentraron a sequedad bajo presión reducida. El residuo se usó para el siguiente paso sin más purificación. CL-EM calculado para C21H16ClN2O (M+H)+: m/z = 347,1; encontrado 347,0.
Paso 5 :2-((8-cloro-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metilamino)etanol
[0237] A una solución del producto crudo del paso 4 se añadió etanolamina (50 pl, 0,82 mmol) y ácido acético (0,2 ml, 3,5 mmol) en N,N-dimetilformamida (2 ml). La mezcla resultante se agitó a temperatura ambiente durante la noche y luego se añadió cianoborohidruro de sodio (0,065 g, 1,0 mmol). La mezcla se agitó a temperatura ambiente durante otros 30 minutos, luego se diluyó con metanol y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como la sal de TFA. CL-EM calculado para C23H23ClN3Ü (M+H)+: m/z = 392,2; encontrado 392,1.
Ejemplo 12
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidin-6-il]metil}amino)etanol
[0238]

Paso 1 :5-(1,3-dioxolan-2-il)pirímidin-2-amina
[0239]

[0240] A una solución de 2-aminopirimidina-5-carbaldehído (Aldrích, ref. n° 734845: 200 mg, 1,62 mmol) en tolueno (5 ml) se añadieron 1,2-etanodiol (120 pl, 2,1 mmol) y monohidrato de ácido p-toluenosulfónico (30 mg, 0,2 mmol), seguido de tamices moleculares (400 mg). La mezcla se calentó a reflujo durante la noche. La mezcla de reacción se enfrió a temperatura ambiente y se filtró. El filtrado se concentró a sequedad bajo presión reducida y el residuo se usó en el siguiente paso sin purificación adicional. CL-EM calculado para C7H10N3O2 (M+H)+: m/z = 168,1; encontrado 168,0.
Paso 2: 6-( 1,3-dioxolan-2-il)-2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidina
[0241]

[0242] A una solución de 2-bromo-1-(2-metilbifenil-3-il)etanona (Ejemplo 5, Paso 2: 138 mg, 0,48 mmol) en alcohol isopropílico (2 mL) se añadió 5-(1,3-dioxolan-2-il)pirimidin-2-amina (80 mg, 0,48 mmol) e hidrógeno fosfato dipotásico (170 mg, 0,96 mmol). La mezcla de reacción se agitó a 110 °C durante la noche. A continuación, la mezcla se enfrió a temperatura ambiente, se vertió en agua y se extrajo dos veces con diclorometano (20 ml). La fase orgánica combinada se lavó con salmuera, se secó sobre MgSO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 25 % de acetato de etilo/DCM para dar el producto deseado. CL-EM calculado para C22H20N3O2 (M+H)+: m/z = 358,2; encontrado 358,1.
Paso 3 :2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidina-6-carbaldehído
[0243]

[0244] A una solución de 6-(1,3-dioxolan-2-il)-2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidina (40 mg, 0,1 mmol) en tetrahidrofurano (2 ml) se añadió con cloruro de hidrógeno 1,0 M en agua (450 ml, 0,45 mmol). La solución de reacción se agitó a 50 °C durante 2 horas, luego se enfrió a temperatura ambiente, se diluyó con DCM, se lavó con una solución acuosa de NaHCO3 y salmuera. La capa orgánica se secó sobre MgSO4, se filtró y se concentró. El residuo se usó en el siguiente paso sin más purificación. CL-EM calculado para C20H16N3O (M+H)+: m/z = 314,1; encontrado 314,1.
Paso 4 :2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidin-6-il]metil}amino)etanol
[0245] A una solución de 2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidin-6-carbaldehído (15,0 mg, 0,0479 mmol) en 1,2-dicloroetano (1 ml) se añadió etanolamina (5,8 gl, 0,096 mmol). La mezcla se agitó a temperatura ambiente durante 30 min y luego se añadió triacetoxiborohidruro de sodio (30 mg, 0,14 mmol). La mezcla resultante se agitó a temperatura ambiente durante la noche y luego se concentró. El residuo se diluyó con MeOH y se purificó por HPLC preparatoria (pH = 10, acetonitrilo/agua+NH4OH) para dar el producto deseado. CL-EM calculado para C22H23N4O (M+H)+: m/z = 359,2; encontrado 359,1.
Ejemplo 13
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazin-6-il]metil}amino)etanol
[0246]

Paso 1:2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazina-6-carbonitrílo
[0247]

[0248] A una solución de 2-bromo-1-(2-metilbifenil-3-il)etanona (Ejemplo 5, Paso 2: 782 mg, 2,71 mmol) en alcohol isopropílico (10 ml) se añadió 5-aminopirazina-2-carbonitrilo (Ark Pharm, n° de cat. AK-21935: 325, mg, 2,71 mmol). La mezcla resultante se calentó a 110 °C durante la noche, luego se enfrió a temperatura ambiente y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 25 % de acetato de etilo/DCM para dar el producto deseado. CL-EM calculado para C20H15N4 (M+H)+: m/z = 311,1; encontrado 311,1.
Paso 2: [2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazin-6-il]metanol
[0249]

[0250] A una solución de 2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazina-6-carbonitrilo (110 mg, 0,35 mmol) en cloruro de metileno (3 ml) se añadió hidruro de diisobutilaluminio 1,0 M en DCM (0,71 ml, 0,71 mmol) gota a gota a -78 °C. La mezcla se agitó a -78 °C durante 2 horas, luego se inactivó con unas pocas gotas de una solución acuosa saturada de NH4Cl y se diluyó con una solución saturada de tartrato de potasio y sodio. La suspensión se agitó a temperatura ambiente durante la noche y luego se extrajo con DCM. Las capas orgánicas combinadas se secaron sobre MgSO4, se filtraron y se concentraron. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 25 % de acetato de etilo/DCM para dar el producto deseado. CL-EM calculado para C20H18N3O (M+H)+: m/z = 316,1; encontrado 316,1.
Paso 3 :2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazina-6-carbaldehído
[0251]

Se añadió sulfóxido de dimetilo (27 ml, 0,38 mmol) a una solución de cloruro de oxalilo 2,0 M en DCM (0,095 mL, 0,19 mmol) en cloruro de metileno (1 mL) a -78 °C. A la solución anterior, se añadió lentamente [2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazin-6-il]metanol (30, mg, 0,095 mmol) en cloruro de metileno (1 ml) y luego se continuó agitando a -78 °C durante 30 min. Luego se añadió N,N-diisopropiletilamina (0,13 ml, 0,76 mmol). La mezcla de reacción se calentó lentamente a 0 °C, luego se vertió en solución acuosa de NaHCO3 y se extrajo con DCM. Los extractos combinados se lavaron con agua y salmuera. La capa orgánica se secó sobre MgSO4, se filtró y se concentró. El residuo se purificó mediante cromatografía flash en una columna de gel de sílice eluyendo con 0 a 25 % de acetato de etilo/DCM para dar el producto deseado. CL-EM calculado para C20H16N3O (M+H)+: m/z = 314,1; encontrado 314,1.
Paso 4 :2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazin-6-il]metil]amino)etanol
[0252] A una solución de 2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazina-6-carbaldehído (15,0 mg, 0,0479 mmol) en 1,2-dicloroetano (1 ml) se añadió N,N-diisopropiletilamina (17 gl, 0,096 mmol) y etanolamina (5,8 gl, 0,096 mmol). La mezcla se agitó a temperatura ambiente durante 20 min y luego se añadió triacetoxiborohidruro de sodio (30, mg, 0,14 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 3 horas y luego se concentró. El residuo se disolvió en MeOH y luego se purificó mediante HPLC preparatoria (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal de TFA. CLEM calculado para C22H23N4O (M+H)+: m/z = 359,2; encontrado 359,1.
Ejemplo 14
Ácido (S>1-((2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazin-6-il)metil)piperidina-2-carboxílico
[0253]

Paso 1: metil 2-(2-metilbifenil-3-il)imidazo[1,2-b]pirídazina-6-carboxilato
[0254]
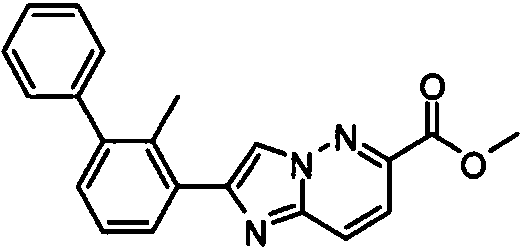
[0255] Se añadió metil 6-aminopiridazina-3-carboxilato (Accela ChemBio, n° de cat. SY006049: 87 mg, 0,57 mmol) a la solución de 2-bromo-1-(2-metilbifenil-3-il)etanona (Ejemplo 5, Paso 2: 181 mg, 0,626 mmol) en alcohol isopropílico (2,3 ml). La mezcla se agitó a 90 °C durante 2 h, luego se enfrió a temperatura ambiente y se concentró. El residuo se purificó por cromatografía (EtOAc al 15-30 %/hexanos) sobre gel de sílice para dar 85 mg del producto deseado (43 % de rendimiento). CLEM calculado para C21H18N3O2 (M+H)+: m/z = 344,1; encontrado: 344,1.
Paso 2: [2-(2-metilbifenil-3-il)imidazo[1,2-b]pirídazin-6-il]metanol
[0256]

[0257] Hidruro de diisobutilaluminio 1,0 M en DCM (0,33 ml, 0,33 mmol) se añadió a una solución de metil 2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazina-6-carboxilato (104 mg, 0,303 mmol) en cloruro de metileno (1,5 ml) a -40 °C. La mezcla se calentó a -5 °C y se agitó durante 40 min y luego se agitó a temperatura ambiente durante la noche. La mezcla se inactivó con NH4Cl acuoso y tartrato de potasio y sodio y se extrajo con DCM. Los extractos combinados se secaron sobre Na2SO4, se filtraron y concentraron. El residuo se purificó por cromatografía (90-100% EtOAc) sobre gel de sílice para dar el producto deseado (35 mg). CL-EM calculado para C20H18N3O (M+H)+: m/z = 316,1; encontrado: 316,1.
Paso 3 :2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazina-6-carbaldehído
[0258]
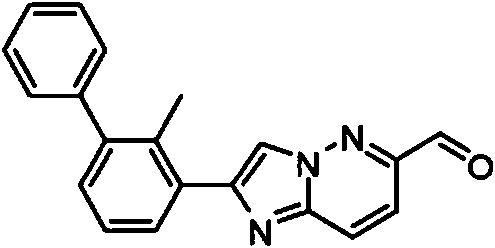
[0259] Se añadió peryodinano de Dess-Martin (66,6 mg, 0,157 mmol) a la solución de [2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazin-6-il]metanol (33,0 mg, 0,105 mmol) en DCM (3 ml). La mezcla se agitó a temperatura ambiente durante 15 min, luego se inactivó con bisulfito de sodio acuoso y se extrajo con Et2O. La fase orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó por cromatografía (EtOAc al 20-30 %/Hex) sobre gel de sílice para dar el producto deseado (24 mg). CL-EM calculado para C20H16N3O (M+H)+: m/z = 314,1; encontrado: 314,1.
Paso 4: Ácido (2S)-1 -{[2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazin-6-il]metil)piperidina-2-carboxílico
[0260] Se añadió ácido (2S)-piperidina-2-carboxílico (26,8 mg, 0,207 mmol) a una solución de 2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazina-6-carbaldehído (13,0 mg, 0,0415 mmol) en N,N-dimetilformamida (0,41 mL), seguido de ácido acético (3,54 mL, 0,0622 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 10 min. Luego se añadió cianoborohidruro de sodio (7,9 mg, 0,12 mmol). La mezcla de reacción se agitó a temperatura ambiente durante la noche, luego se diluyó con MeOH y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para producir el producto deseado como la sal de TFA. c L-EM calculado para C26H27N4O2 (M+H)+: m/z = 427,2; encontrado: 427,2.
Ejemplo 15
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazin-6-il]metil}amino)etanol
[0261]

[0262] Este compuesto se preparó usando procedimientos similares a los descritos para el Ejemplo 14 con etanolamina reemplazando el ácido (2S)-piperidina-2-carboxílico en el Paso 4. La mezcla resultante se purificó por prep-HPLC (pH = 2, acetonitrilo/agua+TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C22H23N4O (M+H)+: m/z = 359,2; encontrado 359,2.
Ejemplo 16
2-({[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metil}amino)etanol
[0263]

Paso 1: (2-amino[1,2,4]triazolo[1,5-a]piridin-7-il)metanol
[0264]
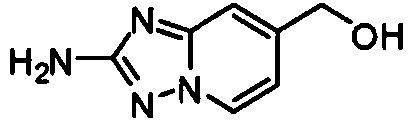
[0265] Se añadió isotiocianato de etoxicarbonilo (606 pl, 5,36 mmol) a una solución de (2-aminopiridin-4-il)metanol (Aldrich, N° de Cat 714577: 555 mg, 4,47 mmol) en 1,4-dioxano (22,4 ml). La mezcla de reacción se agitó a temperatura ambiente durante 15 h. La mezcla se concentró y el residuo se disolvió en metanol (16,0 ml)/etanol (16,0 ml), luego se añadió N,N-diisopropiletilamina (1,56 ml, 8,94 mmol), seguido de hidrocloruro de hidroxilamina (932 mg, 13,4 mmol). La mezcla de reacción se agitó a 45 °C durante 2 h, luego se enfrió a temperatura ambiente y se concentró. El residuo se usó en el siguiente paso sin más purificación. CL-EM calculado para C7H9N4O (M+H)+: m/z = 165,1; encontrado: 165,1. Paso 2: (2-bromo[1,2,4]tríazolo[1,5-a]pirídin-7-il)metanol
[0266]

[0267] Se añadió nitrito de terc-butilo (1,28 ml, 10,7 mmol) a una suspensión de (2-amino[1,2,4]triazolo[1,5-a]piridin-7-il)metanol (734 mg, 4,47 mmol) y bromuro de cobre (II) (2,00 g, 8,94 mmol) en acetonitrilo (55 ml). La mezcla de reacción se agitó a temperatura ambiente durante 2 h, luego se diluyó con DCM y se lavó con agua. La fase orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó por cromatografía sobre gel de sílice para dar el producto deseado como un sólido amarillo (842 mg, 83 % de rendimiento). CL-EM calculado para C7H7BrN3O (M+H)+: m/z = 228,0; encontrado: LC/MS: 228,0.
Paso 3: [2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metanol
[0268]

[0269] Una mezcla de (2-bromo[1,2,4]triazolo[1,5-a]piridin-7-il)metanol (128 mg, 0,564 mmol), 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il)-1,3,2-dioxaborolano (Ejemplo 1, Paso 4: 199 mg, 0,676 mmol), (2'-aminobifenil-2-il)(cloro)[diciclohexilo(2',4',6'-triisopropilbifenil-2-il)fosforaniliden]paladio (44,4 mg, 0,0564 mmol) y K3PO4 (215 mg, 1,01 mmol) en 1,4-dioxano (2,6 mL)/agua (0,3 mL) se purgó con nitrógeno y luego se agitó a 90 °C durante 18 h. La mezcla se enfrió a temperatura ambiente, luego se diluyó con DCM, se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó por cromatografía (EtOAc al 40-100 %/hexanos) sobre gel de sílice para dar el producto deseado como un sólido blanquecino (85,0 mg). CL-EM calculado para C20H18N3O (M+H)+: m/z = 316,1; encontrado: 316,1.
Paso 4 :2-(2-metilbifenil-3-il)[1,2!4]triazolo[1,5-a]piridina-7-carbaldehído
[0270]

[0271] Peryodinano de Dess-Martin (80,7 mg, 0,190 mmol) se añadió a la solución de [2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metanol (40,0 mg, 0,127 mmol) en diclorometano (3 ml). La mezcla se agitó a temperatura ambiente durante 1,5 horas y se añadió más peryodinano de Dess-Martin (1,5 equivalentes). La mezcla se agitó durante otras 3,5 h, luego se inactivó con bisulfito de sodio acuoso y se extrajo con diclorometano. Los extractos combinados se secaron sobre Na2SO4, se filtraron y concentraron. El residuo se purificó por cromatografía sobre gel de sílice para dar el producto deseado (29 mg). CL-EM calculado para C20H16N3O (M+H)+: m/z = 314,1; encontrado: 314,1.
Paso 5 :2-({[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metil}amino)etanol
[0272] Etanolamina (7,3 mg, 0,12 mmol) se añadió a una solución de 2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridina-7-carbaldehído (7,5 mg, 0,024 mmol) en W,W-dimetilformamida (0,24 ml), seguido de ácido acético (2,0 ml, 0,036 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 10 min y luego se añadió cianoborohidruro de sodio (4,5 mg, 0,072 mmol). La mezcla se agitó a temperatura ambiente durante la noche, luego se diluyó con MeOH y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como la sal de TFA. CL-EM calculado para C22H23N4O (M+H)+: m/z = 359,2; encontrado: 359,2.
Ejemplo 17
Ácido (2S)-1-{[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metil}piperidin-2-carboxílico
[0273]
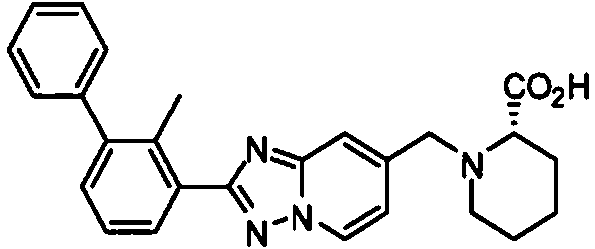
[0274] Este compuesto se preparó usando procedimientos similares a los descritos para el Ejemplo 16 con ácido (2S)-piperidina-2-carboxílico reemplazando la etanolamina en el Paso 5. La mezcla resultante se purificó por prep-HPLC (pH = 2, acetonitrilo/agua+TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C26H27N4O2 (M+H)+: m/z = 427,2; encontrado 427,2.
Ejemplo 18
2-({[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil}amino)etanol
[0275]

Paso 1:2-amino[1,2,4]triazolo[1,5-a]piridina-6-carboxilato de metilo
[0276]

[0277] A una solución de 6-aminonicotinato de metilo (Aldrich, n° de cat 648736: 699 mg, 4,59 mmol) en 1,4-dioxano (23,0 ml) se añadió isotiocianato de etoxicarbonilo (623 |ul, 5,51 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 15 h. El crudo se concentró y el residuo se disolvió en metanol (17 ml)/etanol (17 ml), luego se añadió N,N-diisopropiletilamina (1,6 ml, 9,2 mmol), seguido de hidrocloruro de hidroxiamina (958 mg, 13,8 mmol). La mezcla resultante se agitó a 45 °C durante 2 h, luego se enfrió a temperatura ambiente y se concentró. El residuo se usó directamente para el siguiente paso sin purificación adicional. CL-EM calculado para C8H9N4O2 (M+H)+: m/z = 193,1; encontrado: 193,0. Paso 2: Metil 2-bromo[1,2,4]tríazolo[1,5-a]pirídin-6-carboxilato
[0278]

[0279] Se añadió nitrito de terc-butilo (1,31 ml, 11,0 mmol) a una suspensión de 2-amino[1,2,4]triazolo[1,5-a]piridina-6-carboxilato de metilo (883 mg, 4,59 mmol) y bromuro de cobre (II) (2,05 g, 9,19 mmol) en acetonitrilo (44 ml). La mezcla se agitó a temperatura ambiente durante 2 h, luego se diluyó con diclorometano y se lavó con agua. La fase orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó por cromatografía sobre gel de sílice para dar el producto deseado como un sólido blanco (483 mg, 41 % de rendimiento). CL-EM calculado para C8H7BrN3O2 (M+H)+: m/z = 256,0; encontrado: 256,0.
Paso 3: Metil 2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-carboxilato
[0280]

[0281] Una mezcla de metil 2-bromo[1,2,4]triazolo[1,5-a]piridin-6-carboxilato (188 mg, 0,734 mmol), 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il)-1,3,2-dioxaborolano (Ejemplo 1, Paso 4: 259 mg, 0,881 mmol), (2'-aminobifenil-2-il)(cloro)[diciclohexilo(2',4',6'-triisopropilbifenil-2-il)fosforaniliden]paladio (57,8 mg, 0,0734 mmol) y K3PO4 (280 mg, 1,32 mmol) en 1,4-dioxano (3,4 ml)/agua (0,3 ml) se purgó con nitrógeno y luego se agitó a 90 °C durante 15 h. La mezcla de reacción se enfrió a temperatura ambiente y se concentró. El residuo se purificó por cromatografía (20-25% EtOAc/Hex) sobre gel de sílice para dar el producto deseado como un sólido blanquecino (188 mg, 75% de rendimiento). CL-EM calculado para C21H18N3O2 (M+H)+: 344,1; encontrado: 344,1.
Paso 4: [2-(2-metilbifenil-3-il)[1,2,4]tríazolo[1,5-a]pirídin-6-il]metanol
[0282]

[0283] Hidruro de diisobutilaluminio en DCM (643 mL, 0,643 mmol) a la solución de 2-(2-metilbifen¡l-3-¡l)[1,2,4]triazolo[1,5-ajpiridin-6-carboxilato de metilo (184 mg, 0,536 mmol) en Et2Ü (5 mL) a 0 °C. La mezcla se agitó a temperatura ambiente durante 3 horas y luego se añadió otra porción de hidruro de diisobutilaluminio (1 M en DCM, 1 ml, 1 mmol). La mezcla se agitó a temperatura ambiente durante otras 2 h, luego se inactivó con NH4Cl acuoso, se agitó con sal de Rochelle y luego se extrajo con DCM. Los extractos combinados se secaron sobre Na2SÜ4, se filtraron y concentraron. El residuo se purificó por cromatografía (EtOAc al 50-100 %) sobre gel de sílice para dar el producto deseado (86 mg, 51 % de rendimiento). CL-EM calculado para C20H18N3O (M+H)+: 316,1; encontrado: 316,1.
Paso 5 :2-(2-metilbifenil-3-il)[1!2!4]triazolo[1!5-a]piridina-6-carbaldehído
[0284]

[0285] Peryodinano de Dess-Martin (171 mg, 0,404 mmol) se añadió a una solución de [2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metanol (85 mg, 0,27 mmol) en diclorometano (3 ml). La mezcla se agitó a temperatura ambiente durante 1 h, luego se inactivó con bisulfito de sodio acuoso y se extrajo con diclorometano. Los extractos combinados se secaron sobre Na2SO4, se filtraron y concentraron. El residuo se purificó por cromatografía (EtOAc al 20 40 %/Hex) sobre gel de sílice para dar el producto deseado (70 mg). CL-EM calculado para C20H16N3O (M+H)+: m/z = 314,1; encontrado: 314,1.
Paso 6 :2-([[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil}amino)etanol
[0286] Etanolamina (8,7 pl, 0,15 mmol) a una solución de 2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-carbaldehído (9,0 mg, 0,029 mmol) en W,W-dimetilformamida (0,28 ml), seguido de ácido acético (2,5 pl, 0,04 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 10 min y luego se añadió cianoborohidruro de sodio (5,4 mg, 0,087 mmol). La mezcla se agitó a temperatura ambiente durante la noche, luego se diluyó con MeOH y se purificó por HPLC prepH (pH = 2, acetonitrilo/agua TFA) para producir el producto deseado como la sal de TFA. CL-EM calculado para C22H23N4O (M+H)+: m/z = 359,2; encontrado: 359,2.
Ejemplo 19
Ácido (2S>1-{[2-(2-metMbifenM-3-M)[1,2,4]triazolo[1,5-a]piridin-6-M]metil}piperidina-2-carboxílico
[0287]

[0288] El compuesto del título se preparó usando procedimientos similares a los descritos para el Ejemplo 18 con ácido (2S)-piperidina-2-carboxílico reemplazando la etanolamina en el Paso 6. La mezcla resultante se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua+TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C26H27N4O2 (m H)+: m/z = 427,2; encontrado 427,2.
Ejemplo 20
2-({[5-met¡l-2-(2-met¡lb¡fen¡l-3-¡l)[1,2,4]tr¡azolo[1,5-c]p¡r¡m¡d¡n-7-¡l]met¡l}am¡no)etanol
[0289]

Paso 1: 7-cloro-5-metil[ 1,24]triazoio[1,5-c]pirimidin-2-amina
[0290]

[0291] A una solución de 6-cloro-2-metilpirimidin-4-amina (AK Scientific, n° de cat. W3822: 585 mg, 4,07 mmol) en 1,4-dioxano (20,4 ml) se añadió isotiocianato de etoxicarbonilo (553 ml, 4,89 mmol). La mezcla de reacción se calentó a 50 °C durante 6 h, luego se enfrió a temperatura ambiente y se concentró. El residuo se disolvió en metanol (15 ml)/etanol (15 ml), luego se añadió N,N -diisopropiletilamina (1,42 ml, 8,15 mmol), seguido de hidrocloruro de hidroxilamina (849 mg, 12,2 mmol). La mezcla se agitó a 50 °C durante 3 h, luego se enfrió a temperatura ambiente y se concentró. El residuo se usó directamente para el siguiente paso sin purificación adicional. CL-EM calculado para C6H7ClN5 (M+H)+: m/z = 184,0; encontrado 184,0.
Paso 2: 7-cloro-2-yodo-5-metil[ 1,2,4]triazolo[1,5-c]pirimidina
[0292]

[0293] Se añadió nitrito de terc-butilo (1,16 ml, 9,78 mmol) a una suspensión de 7-cloro-5-metil[1,2,4]triazolo[1,5-c]pirimidin-2-amina (en bruto producto del Paso 1) y yoduro de cobre (I) (1,55 g, 8,15 mmol) en acetonitrilo (39,4 ml). La mezcla se calentó a 70 °C durante 2 h, luego se enfrió a temperatura ambiente, se diluyó con diclorometano y se lavó con agua. La fase orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó por cromatografía sobre gel de sílice para dar el producto deseado como un sólido amarillo (61,0 mg). CL-EM calculado para CsHsClN (M+H)+: m/z = 294,9; encontrado 294,9.
Paso 3 :5-metil-2-(2-metilbifenil-3-il)-7-vinil[ 1,2,4]triazolo[1,5-c]pirimidina
[0294]

[0295] Una mezcla de 7-cloro-2-yodo-5-metil[1,2,4]triazolo[1,5-c]pirimidina (61 mg, 0,21 mmol), 4,4,5,5-tetrametil-2-(2
metilbifenil-3-il)-1,3,2-dioxaborolano {Ejemplo 1, Paso 4: 67 mg, 0,23 mmol), (2'-aminobifenil-2-il)(cloro)[diciclohexil(2',4',6'- triisopropilbifenil-2-il)fosforaniliden]paladio (16 mg, 0,02 mmol) y K3PO4 (79 mg, 0,37 mmol) en 1,4-dioxano (0,96 ml)/agua (75 gl) se purgó con nitrógeno y luego se calentó a 90 °C durante 3 h. La mezcla de reacción se enfrió a temperatura ambiente, luego se añadió 4,4,5,5-tetrametil-2-vinil-1,3,2-dioxaborolano (105 ml, 0,62 mmol), seguido de (2'-aminobifenil-2-il)(cloro)[diciclohexil(2',4',6'-triisopropilbifenil-2-il)fosforaniliden]paladio (16 mg, 0,02 mmol) y K3PO4 (79 mg, 0,37 mmol). La mezcla se purgó nuevamente con nitrógeno y se agitó a 90 °C durante 3 h. La mezcla de reacción se enfrió a temperatura ambiente, se diluyó con diclorometano, luego se secó sobre Na2SO4, se filtró y se concentró. El residuo se purificó por cromatografía (EtOAc al 8-15 %/Hex) sobre gel de sílice para dar el producto deseado como un sólido blanquecino. CL-EM calculado para C21H19N4 (M+H)+: m/z = 327,2; encontrado 327,1.
Paso 4 :5-metil-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-c]pirimidina-7-carbaldehído
[0296]

[0297] Osmato de potasio dihidratado (0,96 mg, 0,0026 mmol) y peryodato de sodio (5,85 mg, 0,0273 mmol) a la solución de 5-metil-2-(2-metilbifenil-3-il)-7-vinil[1,2,4]triazolo[1,5-c]pirimidina (8,5 mg, 0,026 mmol) en tetrahidrofurano (0,07 ml) y agua (0,11 ml). La mezcla se agitó a temperatura ambiente durante 1 h, luego se diluyó con acetato de etilo y se lavó con agua. La fase orgánica se secó sobre Na2SO4, se filtró y se concentró. El residuo se usó directamente para el siguiente paso sin purificación adicional. CL-EM calculado para C20H17N4O (M+H)+: m/z = 329,1; encontrado 329,2.
Paso 5 :2-(([5-metil-2-(2-metilbifenil-3-il)[1,2,4}tríazolo(1,5-c]pirimidin-7-il]metil}amino)etanol
[0298] Se añadió etanolamina (5,9 ml, 0,097 mmol) a la solución de 5-metil-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-c]pirimidina-7-carbaldehído (6,4 mg, 0,019 mmol) en W,W-dimetilformamida (0,19 ml), seguido de ácido acético (1,7 ml, 0,029 mmol). La mezcla se agitó a temperatura ambiente durante 10 min y luego se añadió cianoborohidruro de sodio (3,7 mg, 0,059 mmol). La mezcla se agitó a temperatura ambiente durante la noche, luego se diluyó con MeOH y se purificó por HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como la sal de TFA. CL-EM calculado para C22H24N5O (M+H)+: m/z = 374,2; encontrado: 374,2.
Ejemplo 21
2-({[8-cloro-2-(2-met¡lb¡fen¡l-3-¡l)-[1,2,4]tr¡azolo[1,5-a]p¡r¡d¡n-6-¡l]met¡l}am¡no)etanol
[0299]

Paso 1: etil (([3-cloro-5-(hidroximetil)pirídin-2-il]amino]carbonotioil)carbamato
[0300]

[0301] A una solución de (6-amino-5-cloropiridin-3-il)metanol (551 mg, 3,47 mmol) en 1,4-dioxano (8,8 ml) se añadió isotiocianato de etoxicarbonilo (471 gl, 4,17 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 15 h. El precipitado se filtró y se lavó con diclorometano. Las aguas madres se concentraron y se filtraron nuevamente. Se
recogieron dos cosechas del sólido y se secaron para dar 599 mg del producto deseado (60% de rendimiento). CL-EM calculado para C1üH13CIN3O3S (M+H)+: m/z = 290,0; encontrado: 290,0.
Paso 2: (2-amino-8-cloro[1,2,4]triazolo[1,5-a]piridin-6-il)metanol
[0302]

[0303] Se añadió clorhidrato de hidroxiamina (423 mg, 6,09 mmol) a una solución de etil ({[3-cloro-5-(hidroximetil)piridin-2-il]amino}carbonotioil)carbamato (588 mg, 2,03 mmol) en metanol (7,5 ml)/etanol (7,5 ml), seguido de N,N-diisopropiletilamina (0,707 ml, 4,06 mmol). A continuación, la mezcla de reacción se calentó a 50 °C durante 1,5 h. El crudo se concentró. El residuo se usó directamente en el siguiente paso. CL-EM calculado para C7H8CIN4O (M+H)+: m/z = 199,0; encontrado: 199,0.
Paso 3: (2-bromo-8-cloro[1,2,4]triazolo[1,5-a]pirídin-6-il)metanol
[0304]

[0305] Se añadió nitrito de terc-butilo (579 pl, 4,87 mmol) a una suspensión de (2-amino-8-cloro[1,2,4]triazolo[1,5-a]piridin-6 -il)metanol (403 mg, 2,03 mmol) y bromuro de cobre (II) (906 mg, 4,06 mmol) en acetonitrilo (19,6 ml). La mezcla se agitó a temperatura ambiente durante 3 h. La mezcla de reacción se diluyó con diclorometano y se lavó con agua. La fase orgánica se secó, filtró y concentró. El residuo se purificó por cromatografía sobre gel de sílice (50-75 % EtOAc/Hex) para dar el producto deseado como un sólido blanco (428 mg, 82 % de rendimiento, dos etapas). CL-EM calculado para C7H6BrClN3Ü (M+H)+: m/z = 261,9; encontrado: 261,9.
Paso 4: [8-cloro-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metanol
[0306]

[0307] Una mezcla de (2-bromo-8-cloro[1,2,4]triazolo[1,5-a]piridin-6-il)metanol (350 mg, 1,33 mmol), 4,4,5,5-tetrametil-2-(2-metilbifenil-3-il)-1,3,2-dioxaborolano (Ejemplo 1, Paso 4: 392 mg, 1,33 mmol), K3PO4 (5ü9 mg, 2,40 mmol) y tetrakis(trifenilfosfina)paladio(0) (385 mg, 0,333 mmol) en 1,4-dioxano (6,18 mL)/agua (480 mL) se agitó y calentó a 11Ü °C durante 4 h. La mezcla bruta se secó sobre un agente desecante y se filtró. El filtrado se concentró. El residuo se purificó por cromatografía (40-60 % EtOAc/Hex) sobre gel de sílice para dar 291 mg del producto deseado (63 % de rendimiento). CL-EM calculado para C20H17CIN3O (M+H)+: m/z = 350,1; encontrado: 350,1.
Paso 5 :8-cloro-2-(2-metilbifenil-3-il)[1,2,4]tríazolo[1,5-a]pirídina-6-carbaldehído
[0308]

[0309] Peryodinano de Dess-Martin (706 mg, 1,66 mmol) a una solución de [8-cloro-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metanol (291 mg, 0,832 mmol) en diclorometano (3,94 mL). La mezcla se agitó a temperatura ambiente durante 1 hora. La mezcla se inactivó con bisulfito de sodio ac. y se extrajo con diclorometano. La fase orgánica se secó sobre un agente desecante y se filtró. El filtrado se concentró. El residuo se purificó por cromatografía (EtOAc al 15-25 %/Hex) sobre gel de sílice para dar el producto deseado (215 mg, 74 % de rendimiento) como un sólido blanco. CL-EM calculado para C2üH15CIN3O (M+H)+: m/z = 348,1; encontrado: 348,1.
Paso 6 :2-({[8-cloro-2-(2-metilbifenil-3-il)[1,2,4]tríazolo[1,5-a]pirídin-6-il]metil}amino)etanol
[0310] Se añadió etanolamina (186 gl, 3,09 mmol) a una solución de 8-cloro-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6- carbaldehído (215 mg, 0,618 mmol) en W,W-dimetilformamida (3,87 ml), seguido de ácido trifluoroacético (143 gl). La mezcla de reacción se agitó a temperatura ambiente durante 10 min. Luego se añadió cianoborohidruro de sodio (116 mg, 1,85 mmol). La mezcla de reacción se agitó a temperatura ambiente durante la noche. El crudo se diluyó con agua y se extrajo con diclorometano. La fase orgánica se concentró. El residuo se purificó por cromatografía sobre gel de sílice (MeOH al 5-15 %/DCM) para dar 188 mg del producto deseado (77 % de rendimiento). CL-EM calculado para C22H22CIN4O (M+H)+: m/z = 393,1; encontrado: 393,1.
Ejemplo 22
2-({[8-[(2-metoxietil)amino]-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il] metil}amino)etanol
[0311]
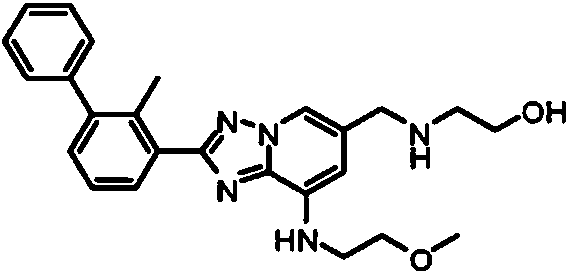
[0312] Metanosulfonato de [(2-Di-ciclohexilfosfino-3,6-dimetoxi-2',4',6'-triisopropil-1,1'-bifenil)-2-(2'-amino-1,1' -bifenil)]paladio(II)metanosulfonato (Brettphos-Pd-G3, Aldrich, n° de cat 761605: 3,7 mg, 0,0041 mmol) se añadió a una mezcla de 2-({[8-cloro-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil}amino)etanol (8,0 mg, 0,020 mmol), carbonato de cesio (13,3 mg, 0,0407 mmol) y 2-metoxietilamina (5,3 gl, 0,Ü61 mmol) en 1,4-dioxano (152 gl). La mezcla se agitó a 100 °C durante 45 min. El crudo se diluyó con MeOH y se filtró. El filtrado se purificó mediante HPLC preparatoria (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como la sal de TFA. CL-EM calculado para C25H30N5O2 (M+H)+: m/z = 432,2; encontrado: 432,2.
Ejemplo 23
4-[6-{[(2-hidroxietil)amino]metil}-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-8-ilo]butanonitrilo
[0313]

[0314] Cloro(2-diciclohexilfosfino-2',6'-diisopropoxi-1,1'-bifenil)[2-(2'-amino-1,1'-bifenil)]paladio(II) (RuPhos-Pd-G2, Aldrich, n° de cat753246: 1,6 mg, 0,0020 mmol) a una mezcla de 2-({[8-cloro-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5
a]piridin-6-il]metil}amino)etanol {Ejemplo 21: 8,0 mg, 0,02 mmol), 4-(4,4,5,5-tetrametil-1,3,2-dioxaborlan-2-il)butanonitrilo (7,9 mg, 0,041 mmol) y carbonato de cesio (13,3 mg, 0,0407 mmol) en 1,4-dioxano (94,5 gl)/agua (31,1 gl). La mezcla se agitó a 100 °C durante 1 h. El crudo se diluyó con MeOH y se filtró. El filtrado se purificó mediante HPLC preparatoria (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como la sal de TFA. CLEM calculado para C26H28N5O (M+H)+: m/z = 426,2; encontrado: 426,3.
Ejemplo 24
[6-{[(2-hidroxietil)amino]metil}-2-(2-metilbifenil-3-il)[1,2,4]tiriazolo[1,5-a]piridin-8-il]acetonitrilo
[0315]

[0316] Cloro(2-diciclohexilfosfino-2',4',6'-triisopropil-1,1'-bifenil)[2-(2'-amino-1,1'-bifenil)]paladio(II) (Se añadió XPhos-Pd-G2, Aldrich, n° de cat. 741825: 4,8 mg, 0,0061 mmol) a una mezcla de 2-({[8-cloro-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil}amino)etanol (Ejemplo 21: 12,0 mg, 0,0305 mmol), 4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol (8,94 mg, 0,0458 mmol) y fosfato de potasio (19,4 mg, 0,0916 mmol) en 1,4-dioxano (188 gl, 2,41 mmol)/agua (11,0 gl, 0,611 mmol). La mezcla se agitó a 100 °C durante 2 h. El crudo se diluyó con MeOH y se filtró a través de Celite. El filtrado se purificó mediante HPLC preparatoria (pH = 2, acetonitrilo/agua TFA) para proporcionar el producto deseado como la sal de TFA. CL-EM calculado para C24H24N5O (M+H)+: m/z = 398,2; encontrado: 398,2.
Ejemplo 25
2-(8-cloro-6-1 [(2-hidroxietil)amino]metil}[1,2,4]triazolo[1,5-a]piridin-2-il)-6-(2,3-dihidro-1,4-benzodioxin-6-il)benzonitrilo
[0317]

Paso 1:2-bromo-6-(2,3-dihidro-1,4-benzodioxin-6-il)benzonitrílo
[0318]

[0319] Una mezcla de 2-bromo-6-yodobenzonitrilo (3,01 g, 9,78 mmol), ácido 2,3-dihidro-1,4-benzodioxin-6-ilborónico (1 ,60 g, 8,89 mmol), [1,1'-bis(difenilfosfino)ferroceno]dicloropaladio(II), complejo con diclorometano (1:1) (363 mg, 0,444 mmol) y carbonato de potasio (3,07 g, 22,2 mmol) en 1,4-dioxano (36,0 ml, 462 mmol) y agua (1,60 ml, 88,9 mmol) se desgasificó y se recargó con nitrógeno. A continuación, la mezcla se calentó y se agitó a 75 °C durante 4 h. La mezcla de reacción se secó sobre un agente desecante y se filtró. El filtrado se concentró. El residuo se purificó por cromatografía sobre gel de sílice (EtOAc al 10-15 %/Hex) para proporcionar 1,48 g del producto deseado. CL-EM calculado para C15HnBrNO2 (M+H)+: m/z = 316,0 y 318,0; encontrado: 316,0 y 318,0.
Paso 2: 2-(2,3-dihidro-1,4-benzodioxin-6-il)-6-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)benzonitrilo
[0320]

[0321] Una mezcla de 2-bromo-6-(2,3-dihidro-1,4-benzodioxin-6-il)benzonitrilo (1,20 g, 3,80 mmol), bis(pinacolato)diboro (1,06 g, 4,18 mmol), complejo de [1,1'-bis(difenilfosfino)ferroceno]dicloropaladio(II) con diclorometano (1:1) (150 mg, 0,19 mmol), acetato de potasio (1,1 g, 11 mmol) en 1,4-dioxano (30 ml, 400 mmol) se desgasificó durante 5 min y luego se agitó a 90 °C durante 4 h. El crudo se diluyó con diclorometano y luego se filtró. El filtrado se concentró. El residuo se purificó por cromatografía sobre gel de sílice para dar el producto deseado. CL-EM calculado para C21H23BNO4 (M+H)+: m/z = 364,2; encontrado: 364,2.
Paso 3: 2-(8-cloro-6-{[(2-hidroxietil)amino]metil][1,2,4}triazolo{1,5-a]piridin-2-il)-6-(2,3-dihidro-1,4-benzodioxin-6-il)benzonitrilo
[0322] Este compuesto se preparó utilizando procedimientos similares a los descritos para el Ejemplo 21. El crudo resultante se purificó mediante HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la sal TFA. CL-Em calculado para C24H21ClN5O3 (M+H)+: m/z = 462,1; encontrado: 462,1.
Ejemplo 26
2-[2-c¡ano-3-(2,3-d¡h¡dro-1,4-benzod¡ox¡n-6-¡l)fen¡l]-6-{[(2-h¡drox¡et¡l)am¡no]met¡l}[1,2,4]tr¡azolo[1,5-a]pirid¡n-8-carbonitrilo
[0323]

[0324] Una mezcla de 2-(8-cloro-6-{[(2-hidroxietil)amino]metil}[1,2,4]triazolo[1,5-a]piridin-2-il)-6-(2,3-dihidro-1,4-benzodioxin-6 -il)benzonitrilo (Ejemplo 25: 6,0 mg, 0,013 mmol), hexacianoferrato(II) de potasio) trihidrato (5,49 mg, 0,0130 mmol) y acetato de potasio (0,255 mg, 0,00260 mmol) en 1,4-dioxano (32,2 mL)/agua (32,2 mL) se agitó y calentó a 100 °C durante 1 h. El crudo resultante se diluyó con MeOH y se filtró. El filtrado se purificó mediante prep-HPLC (pH = 2, acetonitrilo/agua+TFA) para dar el producto deseado como la sal de TFA. CL-EM calculado para C25H21N6O3 (M+H)+: m/z = 453,2; encontrado: 453,2.
Ejemplo 27
2-(8-(cianometil)-6-1 [(2-hidroxiet¡l)am¡no]met¡l)[1,2,4]triazolo[1,5-a]pir¡d¡n-2-il)-6-(2,3-d¡h¡dro-1,4-benzodioxin-6-¡l)benzon¡tr¡lo
[0325]

[0326] Este compuesto se preparó utilizando procedimientos similares a los descritos para el Ejemplo 24. El crudo resultante se purificó mediante HPLC preparativa (pH = 2, acetonitrilo/agua TFA) para dar el producto deseado como la
sal de TFA. CL-EM calculado para C26H23N6O3 (M+H)+: m/z = 467,2; encontrado: 467,2.
Ejemplo A. Ensayo de unión de fluorescencia homogénea resuelta en el tiempo (HTRF) de PD-1/PD-L1
[0327] Los ensayos se realizaron en una placa de poliestireno negra estándar de 384 pocillos con un volumen final de 20 pl. Los inhibidores primero se diluyeron en serie en DMSO y luego se agregaron a los pocillos de la placa antes de agregar otros componentes de la reacción. La concentración final de DMSO en el ensayo fue del 1%. Los ensayos se llevaron a cabo a 25°C en tampón PBS (pH 7,4) con Tween-20 al 0,05% y BSA al 0,1%. La proteína PD-L1 humana recombinante (19-238) con una Histag en el extremo C-terminal se adquirió de AcroBiosystems (PD1-H5229). La proteína PD-1 humana recombinante (25-167) con etiqueta Fc en el extremo C también se adquirió de AcroBiosystems (PD1-H5257). Las proteínas PD-L1 y PD-1 se diluyeron en el tampón de ensayo y se añadieron 10 pl al pocillo de la placa. Las placas se centrifugaron y las proteínas se preincubaron con inhibidores durante 40 minutos. La incubación fue seguida por la adición de 10 pl de tampón de detección HTRF suplementado con IgG antihumana marcada con criptato de europio (PerkinElmer-AD0212) específica para Fc y anticuerpo anti-His conjugado con aloficocianina SureLight® (APC, PerkinElmer-AD0059H). Después de la centrifugación, la placa se incubó a 25 °C durante 60 min. antes de leer en un lector de placas PHERAstar FS (relación 665nm/620nm). Las concentraciones finales en el ensayo fueron: 3 nM de PD1, 10 nM de PDL1, 1 nM de europio antihumano IgG y 20 nM de anti-His-aloficocianina. utilizando el software GraphPad Prism 5,0.
[0328] Los compuestos de la presente divulgación, como se ejemplifica en los Ejemplos 1-20, mostraron valores de CI50 en los siguientes rangos: = CI50 á 100 nM; + = 100 nM <CI50 á 500 nM; ++ = 500 nM <CI50 á 10000 nM
[0329] Los datos obtenidos para los compuestos de ejemplo utilizando el ensayo de unión de fluorescencia resuelta en el tiempo homogéneo (HTRF) de PD-1/PD-L1 descrito en el Ejemplo A se proporcionan en la Tabla 1.
Tabla 1

Claims (27)
1. Un compuesto de fórmula (II):

o una de sus sales o estereoisómeros farmacéuticamente aceptable, en la que:
uno de Y1 e Y2 es N y el otro de Y1 e Y2 es C;
X1 es N o CR1;
X2 es N o CR2;
X3 es N o CR3;
X5 es N o CR5;
X6 es N o CR6;
R1, R2 y R8 son cada uno H;
R9 es alquilo C1-4 o CN;
R3 y R5 son cada uno H;
R6 y R7 se seleccionan cada uno independientemente de H, halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-6, haloalcoxi C1-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de
4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, (4-10 heterocicloalquil)-alquilo C1-4-, CN, NO2 , ORa, SRa, NHORa, C(O)Ra, C(O)NRaRa, C(O)ORa, OC(O)Ra, OC(O)NRaRa, NHRa, NRaRa, NRaC(O)Ra, NRaC(O)ORa, NRaC(O)NRaRa, C(=NRa)Ra, C(=NRa)NRaRa, NRaC(=NRa)NRaRa, NRaS(O)Ra, NRaS(O)2Ra, NRaS(O)2NRaRa, S(O)Ra, S(O)NRaRa, S(O)2Ra y S(O)2NRaRa, en los que el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroaril de 5-14 miembros)-alquilo C1-4 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4 de R6 y R7 están opcionalmente sustituidos con 1, 2, 3 o 4 sustituyentes Rb;
R4 es halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-6, haloalcoxi C1-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, CN, NO2, ORa, SRa, NHORa, C(O)Ra, C(O)NRaRa, C(O)ORa, OC(O)Ra, OC(O)NRaRa, NHRa, NRaRa, NRaC(O)ORa, NRaC(O)NRaRa, C(=NRa)Ra, C(=NRa)NRaRa, NRaC(=NRa)NRaRa, NRaS(O)Ra, NRaS(O)2Ra, NRaS(O)2NRaRa, S(O)Ra, S(O)NRaRa, S(O)2Ra y S(O)2NRaRa, en los que el alquilo C1-6, alquenilo C2-6, alquinilo
C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-14 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-14 miembros)-alquilo C1-4-, y (heterocicloalquilo de
4-10 miembros)-alquilo C1-4- de R4 están cada uno opcionalmente sustituidos con 1,2, 3 o 4 sustituyentes Rb;
o dos sustituyentes R7 adyacentes en el anillo de fenilo, tomados junto con los átomos de carbono a los que están unidos, forman un anillo de fenilo fusionado, un anillo de heterocicloalquilo fusionado de 5, 6 o 7 miembros, un anillo de heteroarilo fusionado de 5 o 6 miembros o un anillo de cicloalquilo C5-6 condensado, en donde el anillo de heterocicloalquilo de 5, 6 o 7 miembros condensado y el anillo de heteroarilo de 5 o 6 miembros condensado tienen cada uno 1-4 heteroátomos como miembros del anillo seleccionados entre N, O y S y en donde el anillo de fenilo fusionado, el anillo de heterocicloalquilo de 5, 6 o 7 miembros fusionado, el anillo de heteroarilo de 5 o 6 miembros fusionado y el anillo de cicloalquilo C5-6 fusionado están opcionalmente sustituidos con 1 o 2 sustituyentes Rq seleccionados independientemente;
cada Ra se selecciona independientemente de H, CN, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo
C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, en donde el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de
Ra están opcionalmente sustituidos con 1,2, 3, 4 o 5 sustituyentes Rd;
cada Rd se selecciona independientemente de alquilo C1-4, haloalquilo C1-4, halo, cicloalquilo C3-10, heterocicloalquilo de 4-10 miembros, CN, NH2, NHORe, ORe, SRe, C(O)Re, C(O)NReRe, C(O)ORe, OC(O)Re, OC(O)NReRe, NHRe, NReRe, NReC(O)Re, NReC(O)NReRe, NReC(O)ORe, C(=NRe)NReRe, NReC(=NRe)NReRe, S(O)Re, S(O)NReRe, S(O)2Re, NReS(O)2Re, NReS(O)2NReRe y S(O)2NReRe, en los que el alquilo C1-4, cicloalquilo
C3-10 y heterocicloalquilo de 4-10 miembros de Rd están opcionalmente sustituidos cada uno con 1 -3 sustituyentes
Rq seleccionados independientemente;
cada sustituyente Rb se selecciona independientemente de halo, alquilo C1-4, haloalquilo C1-4, haloalcoxi C1-4, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, CN, OH, NH2, NO2, NHORc, ORc, SRc, C(O)Rc, C(O)NRcRc, C(O)ORc, OC(O)Rc, OC(O)NRcRc, C(=NRc)NRcRc, NRcC(= NRc)NRcRc, NHRc, NRcRc, NRcC(O)Rc, NRcC(O)ORc, NRcC(O)NRcRc, NRcS(O)Rc, NRcS(O)2Rc, NRcS(O)2NRcRc, S(O)Rc, S(O)NRcRc, S(O)2Rc y S(O)2NRcRc;
en donde el alquilo C1-4, haloalquilo C1-4, haloalcoxi C1-4, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10 alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de Rb están opcionalmente sustituidos cada uno con 1-3 Rd seleccionados independientemente sustituyentes;
cada Rc se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, en donde el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de Rc están opcionalmente sustituidos con 1, 2, 3, 4 o 5 sustituyentes Rf seleccionados independientemente de alquilo C1-4, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, halo, CN, NHORg, ORg, SRg, C(O)Rg, C(O)NRgRg, C(O)ORg, OC(O)Rg, OC(O)NRgRg, NHRg, NRgRg, NRgC(O)Rg, NRgC(O)NRgRg, NRgC(O)ORg, C(=NRg)NRgRg, NRgC(=NRg)NRgRg, S(O)Rg, S(O)NRgRg, S(O)2Rg, NRgS(O)2Rg, NRgS(O)2NRgRg y S(O)2NRgRg; en donde el alquilo C1-4, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4-, y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de Rf están cada uno opcionalmente sustituidos con 1, 2, 3, 4 o 5 sustituyentes Rn seleccionados independientemente de alquilo C1-4, haloalquilo C1-4, halo, CN, NHORo, ORo, SRo, C(O)Ro, C(O)NRoRo, C(O)ORo, OC(O)Ro, OC(O)NRoRo, NHRo, NRoRo, NRoC(O)Ro, NRoC(O)NRoRo, NRoC(O)ORo, C(=NRo)NRoRo, NRoC(=NRo)NRoRo, S(O)Ro, S(O)NRoRo, S(O)2Ro, NRoS(O)2Ro, NRoS(O)2NRoRo y S(O)2NRoRo;
cada Rg se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10 alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4-, donde el alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-4-, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-10 miembros)-alquilo C1-4- y (heterocicloalquilo de 4-10 miembros)-alquilo C1-4- de Rg están cada uno opcionalmente sustituidos con 1-3 sustituyentes Rp seleccionados independientemente;
o cualquiera de los dos sustituyentes Ra junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6, 7, 8, 9 o 10 miembros opcionalmente sustituido con 1, 2 o 3 sustituyentes Rh seleccionado independientemente de alquilo C1-6, cicloalquilo C3-10, heterocicloalquilo de 4-7 miembros, arilo C6-10, heteroarilo de 5-6 miembros, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-6 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-7 miembros)-alquilo C1-4-, haloalquilo C1-6, alquenilo C2-6, alquinilo C2-6, halo, CN, ORi, SRi, NHORi, C(O)Ri, C(O)NRiRi, C(O)ORi, OC(O)Ri, OC(O)NRiRi, NHRi, NRiRi, NRiC(O)Ri, NRiC(O)NRiRi, NRiC(O)ORi, C(=NRi)NRiRi, NRiC(=NRi)NRiRi, S(O)Ri, S(O)NRiRi S(O)2Ri, NRiS(O)2Ri, NRiS(O)2NRiRi y S(O)2NRiRi, en los que alquilo C1-6, cicloalquilo C3-10, heterocicloalquilo de 4-7 miembros, arilo C6-10, heteroarilo de 5-6 miembros, cicloalquilo C3-10-alquilo C1-4-, (heteroarilo de 5-6 miembros)-alquilo C1-4-, (heterocicloalquilo de 4-7 miembros)-alquilo C1-4- de Rh están opcionalmente sustituidos con 1, 2 o 3 sustituyentes Rj seleccionados independientemente de cicloalquilo C3-6, arilo C6-10, heteroarilo de 5 o 6 miembros, alquenilo C2-4, alquinilo C2-4, halo, alquilo C1-4, haloalquilo C1-4, CN, NHORk, ORk, SRk, C(O)Rk, C(O)NRkRk, C(O)ORk, OC(O)Rk, OC(O)NRkRk, NHRk, NRkRk, NRkC(O)Rk, NRkC(O)NRkRk, NRkC (O)ORk, C(=NRk)NRkRk, NRkC(=NRk)NRkRk, S(O)Rk, S(O)NRkRk, S(O)2Rk, NRkS(O)2Rk, NRkS(O)2NRkRk, y S(O)2NRkRk; o dos grupos Rh unidos al mismo átomo de carbono del heterocicloalquilo de 4 a 10 miembros tomados junto con el átomo de carbono al que están unidos forman un cicloalquilo C3-6 o un heterocicloalquilo de 4 a 6 miembros que tiene 1 -2 heteroátomos como miembros del anillo seleccionados de O, N o S;
o cualquiera de los dos sustituyentes Rc junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente; o cualquiera de los dos sustituyentes Re junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1, 2 o 3 sustituyentes Rh seleccionados independientemente;
o cualquiera de los dos sustituyentes Rg junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente;
o cualquiera de los dos sustituyentes Ro junto con el átomo de nitrógeno al que están unidos forman un grupo heterocicloalquilo de 4, 5, 6 o 7 miembros opcionalmente sustituido con 1,2 o 3 sustituyentes Rh seleccionados independientemente; y
cada Re, Ri, Rk, Ro o Rp se selecciona independientemente de H, alquilo C1-4, cicloalquilo C3-6, arilo C6-10, heteroarilo de 5 o 6 miembros, haloalquilo C1-4, alquenilo C2-4 y alquinilo C2-4, en donde el alquilo C1-4, cicloalquilo
C3-6, arilo C6-10, heteroarilo de 5 o 6 miembros, alquenilo C2-4 y alquinilo C2-4 de Rk, Ro uno opcionalmente sustituidos con 1,2 o 3 sustituyentes Rq;
cada Rq se selecciona independientemente de OH, CN, -COOH, NH2, halo, alquilo C1-4, alcoxi C1-4, alquiltio C1-4, fenilo, heteroarilo de 5-6 miembros, cicloalquilo C3-6, NHR12, NR12R12 y haloalcoxi C1-4, en donde el alquilo C1-4, el fenilo y el heteroarilo de 5-6 miembros de Rq están opcionalmente sustituidos con OH, CN, -COOH, NH2, alcoxi C1-4, cicloalquilo C3-10 y heterocicloalquilo de 4-6 miembros y cada R12 es independientemente alquilo C1-6;
== es un enlace sencillo o un enlace doble para mantener el anillo A siendo aromático;
el subíndice n es un número entero de 1,2, 3, 4 o 5; y
el subíndice m es un número entero de 1, 2 o 3.
2. El compuesto de la reivindicación 1, que tiene la Fórmula (III):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo.
3. El compuesto de la reivindicación 1, que tiene la Fórmula (IV):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo.
4. El compuesto de la reivindicación 1, que tiene la Fórmula (V):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo.
5. El compuesto de la reivindicación 1, que tiene la Fórmula (VI):

o una sal farmacéuticamente aceptable o un estereoisómero del mismo.
6. El compuesto de una cualquiera de las reivindicaciones 1-5, o una sal farmacéuticamente aceptable o un estereoisómero del mismo,

en donde el resto: se selecciona de:

7. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es N, X2 es CH, X3, X5 y X6 son cada uno CH, Y1 es N e Y2 es C.
8. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es CH, X2 es CH, X3, X5 y X6 son cada uno CH, Y1 es C e Y2 es N.
9. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es CH, X2 es CH, X3 y X6 son cada uno CH, X5 es N, Y1 es C e Y2 es N.
10 El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es N, X2 es CH, X3 y X6 son cada uno N, X5 es CH, Y1 es N e Y2 es C.
11. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es N, X2 es CH, X3 y X5 son cada uno CH, X6 es N, Y1 es N e Y2 es C
12. El compuesto de cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es N, X2 es CH, X3 y X6 son cada uno CH, X5 es N, Y1 es N e Y2 es C.
13. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 es N, X2 es CH, X5 y X6 son cada uno CH, X3 es N, Y1 es N e Y2 es C.
14. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 y X2 son cada uno N, X3, X5 y X6 son cada uno CH, Y1 es C e Y2 es N.
15. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 y X2 son cada uno N, X3 es CH, X5 es N, X6 es CR6, Y1 es C e Y2 es N.
16. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un
estereoisómero del mismo, en donde X1 es N, X2 es CH, X3 y X5 son cada uno CH, X6 es CR6, Y1 es N e Y2 es C.
17. El compuesto de una cualquiera de las reivindicaciones 1-6, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde X1 y X2 son e cada N, X3 y X5 son cada uno CH, X6 es CR6, Y1 es N e Y2 es C.
18. El compuesto de cualquiera de las reivindicaciones 1-17, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, donde R4 es -CH2-Rb.
19. El compuesto de la reivindicación 18, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, en donde Rb es -NRcRc.
20. El compuesto de cualquiera de las reivindicaciones 1-19, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, donde R4 es 2-hidroxietilaminometilo, 2-hidroxietil(metil)aminometilo, 2-carboxipiperidin-1 -ilmetilo, (cianometil)aminometilo, (S)-2-carboxipiperidin-1 -ilmetilo o (R)-2-carboxipiperidin-1 -ilmetilo.
21. El compuesto de la reivindicación 1, o una sal farmacéuticamente aceptable del mismo, donde el compuesto se selecciona de:
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6 -il]metil}amino)etanol;
2-({[2-(2-metilbifenil-3-il)indolizin-7-il]metil}amino)etanol;
ácido (2S)-1-{[2-(2-metilbifenil-3-il)indolizin-7-il]metil}piperidina-2-carboxílico;
ácido (2S)-1-{[6-(2-metilbifenil-3-il)pirrolo[1,2-c]pirimidin-3-il]metil}piperidin-2-carboxílico;
2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metilamino)etanol;
2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metilamino)acetonitrilo;
2-((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metilamino)acetamida;
2-(metil((6-(2-metilbifenil-3-il)imidazo[1,2-b][1,2,4]triazin-2-il)metil)amino)etanol;
2-((8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metilamino)etanol;
ácido (S)-1-((8-metil-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metil)piperidin-2-carboxílico;
2-((8-cloro-2-(2-metilbifenil-3-il)imidazo[1,2-a]piridin-6-il)metilamino)etanol;
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]pirimidin-6-il]metil}amino)etanol;
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-a]pirazin-6-il]metil}amino)etanol;
ácido (S)-1-((2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazin-6-il)metil)piperidina-2-carboxílico;
2-({[2-(2-metilbifenil-3-il)imidazo[1,2-b]piridazin-6-il]metil}amino)etanol;
2-({[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metil}amino)etanol;
ácido (2S)-1 -{[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-7-il]metil}piperidin-2-carboxílico;
2-({[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil}amino)etanol;
ácido (2S)-1 -{[2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil}piperidina-2-carboxílico; y
2-({[5-metil-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-c]pirimidin-7-il]metil}amino)etanol.
22. El compuesto de la reivindicación 1, o una de sus sales farmacéuticamente aceptables, en el que el compuesto se selecciona de:
2-({[8-cloro-2-(2-metilbifenil-3-il)-[1,2,4]triazolo[1,5-a]piridin-6-il]metil}amino)etanol;
2-({[8-[(2-metoxietil)amino]-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-6-il]metil} amino)etanol;
4-[6-{[(2-hidroxietil)amino]metil}-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-8-il]butanonitrilo;
[6-{[(2-hidroxietil)amino]metil}-2-(2-metilbifenil-3-il)[1,2,4]triazolo[1,5-a]piridin-8-il]acetonitrilo;
2-(8-cloro-6-{[(2-hidroxietil)amino]metil}[1,2,4]triazolo[1,5-a]piridin-2-il)-6-(2,3-dihidro-1,4-benzodioxin-6-il)benzonitrilo;
2-[2-ciano-3-(2,3-dihidro-1,4-benzodioxin-6-il)fenil]-6-{[(2-hidroxietil)amino]metil}[1,2,4]triazolo[1,5-a]piridin-8-carbonitrilo; y
2-(8-(cianometil)-6-{[(2-hidroxietil)amino]metil}[1,2,4]triazolo[1,5-a]piridin-2-il)-6-(2,3-dihidro-1,4-benzodioxin-6-il)benzonitrilo.
23. Una composición farmacéutica que comprende un compuesto de cualquiera de las reivindicaciones 1-20, o una sal farmacéuticamente aceptable o un estereoisómero del mismo, o un compuesto de la reivindicación 21 o 22, o una sal farmacéuticamente aceptable del mismo.
24. Un compuesto de cualquiera de las reivindicaciones 1 -20, o una sal farmacéuticamente aceptable o un estereoisómero del mismo; un compuesto de la reivindicación 21 o 22, o una de sus sales farmacéuticamente aceptables; o una composición de la reivindicación 23 para usar en el tratamiento de una enfermedad o trastorno asociado con la inhibición de la interacción PD-1/PD-L1, en donde la enfermedad o trastorno es una infección viral o cáncer.
25. El compuesto, sal, estereoisómero o composición para uso de la reivindicación 24, en donde la enfermedad o trastorno es una infección viral.
26. El compuesto, sal, estereoisómero o composición para uso de la reivindicación 24, en donde la enfermedad o trastorno
es cáncer.
27. El compuesto, sal, estereoisómero o composición para uso de la reivindicación 26, en donde:
(a) el cáncer se selecciona de cáncer de hueso, cáncer de páncreas, cáncer de piel, cáncer de cabeza o cuello, melanoma maligno cutáneo o intraocular, cáncer uterino cáncer, cáncer de ovario, cáncer de recto, cáncer de la región anal, cáncer de estómago, cáncer testicular, carcinoma de las trompas de Falopio, carcinoma de endometrio, cáncer de endometrio, carcinoma de cuello uterino, carcinoma de vagina, carcinoma de vulva, linfoma no de Hodgkin, cáncer de esófago, cáncer de intestino delgado, cáncer del sistema endocrino, cáncer de la glándula tiroides, cáncer de la glándula paratiroides, cáncer de la glándula suprarrenal, sarcoma de tejido blando, cáncer de la uretra, cáncer de pene, leucemias crónicas o agudas, tumores sólidos de la infancia, linfoma linfocítico, cáncer de vejiga, cáncer de riñón, carcinoma de pelvis renal, neoplasia del sistema nervioso central (SNC), linfoma del sistema nervioso central (SNC) primario, angiogénesis tumoral, tumor del eje espinal, glioma del tronco encefálico, adenoma pituitario, sarcoma de Kaposi, cáncer epidermoide, cáncer de células escamosas, linfoma de células T, cánceres inducidos por el medio ambiente, incluidos los inducidos por asbesto, melanoma, melanoma metastásico maligno, cáncer renal, carcinoma de células renales de células claras, cáncer de próstata, adenocarcinoma de próstata refractario a hormonas, cáncer de mama, cáncer de colon, cáncer de pulmón, cáncer de pulmón de células no pequeñas, tumores sólidos, cáncer de esófago, cáncer hepático, cáncer gástrico, cánceres de la cabeza y cuello, cáncer de tiroides, glioblastoma, sarcoma, cáncer de vejiga, cánceres hematológicos, linfoma, leucemia, leucemia linfoblástica aguda (LLA), leucemia mielógena aguda (LMA), leucemia linfocítica crónica (LLC), leucemia mielógena crónica (LMC), linfoma difuso de células B grandes (DLBCL), linfoma de células del manto, linfoma no Hodgkin (LNH), linfoma no Hodgkin (LNH) en recaída o refractario, linfoma no Hodgkin (LNH) folicular recurrente (NHL), linfoma de Hodgkin y mieloma múltiple; o (b) el cáncer es un cáncer metastásico que expresa PD-L1; o
(c) el cáncer es cáncer de pulmón; o
(d) el cáncer es cáncer de pulmón de células no pequeñas; o
(e) el cáncer es cáncer de riñón; o
(f) el cáncer es cáncer hepático; o
(g) el cáncer es melanoma; o
(h) el cáncer es cáncer de vejiga; o
(i) el cáncer es cáncer de uretra; o
(j) el cáncer es cáncer renal; o
(k) el cáncer es un carcinoma de células renales de células claras.
Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201562243307P | 2015-10-19 | 2015-10-19 | |
| US201662322949P | 2016-04-15 | 2016-04-15 | |
| US201662385053P | 2016-09-08 | 2016-09-08 | |
| PCT/US2016/057487 WO2017070089A1 (en) | 2015-10-19 | 2016-10-18 | Heterocyclic compounds as immunomodulators |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2928164T3 true ES2928164T3 (es) | 2022-11-15 |
Family
ID=57206446
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES16787687T Active ES2928164T3 (es) | 2015-10-19 | 2016-10-18 | Compuestos heterocíclicos como inmunomoduladores |
Country Status (6)
| Country | Link |
|---|---|
| US (3) | US20170107216A1 (es) |
| EP (1) | EP3365340B1 (es) |
| ES (1) | ES2928164T3 (es) |
| MA (1) | MA52119A (es) |
| TW (1) | TW201718581A (es) |
| WO (1) | WO2017070089A1 (es) |
Families Citing this family (190)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2012088266A2 (en) | 2010-12-22 | 2012-06-28 | Incyte Corporation | Substituted imidazopyridazines and benzimidazoles as inhibitors of fgfr3 |
| CA2876689C (en) | 2012-06-13 | 2022-04-26 | Incyte Corporation | Substituted tricyclic compounds as fgfr inhibitors |
| PH12015502383B1 (en) | 2013-04-19 | 2023-02-03 | Incyte Holdings Corp | Bicyclic heterocycles as fgfr inhibitors |
| US10851105B2 (en) | 2014-10-22 | 2020-12-01 | Incyte Corporation | Bicyclic heterocycles as FGFR4 inhibitors |
| CA2976790C (en) | 2015-02-20 | 2024-02-27 | Incyte Corporation | Bicyclic heterocycles as fgfr inhibitors |
| MA41551A (fr) | 2015-02-20 | 2017-12-26 | Incyte Corp | Hétérocycles bicycliques utilisés en tant qu'inhibiteurs de fgfr4 |
| US20170107216A1 (en) | 2015-10-19 | 2017-04-20 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| MD3377488T2 (ro) | 2015-11-19 | 2023-02-28 | Incyte Corp | Compuși heterociclici ca imunomodulatori |
| ES2916874T3 (es) | 2015-12-17 | 2022-07-06 | Incyte Corp | Derivados de N-fenil-piridina-2-carboxamida y su uso como moduladores de la interacción proteína/proteína PD-1/PD-L1 |
| CA3009474A1 (en) | 2015-12-22 | 2017-06-29 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| ES2906460T3 (es) | 2016-05-06 | 2022-04-18 | Incyte Corp | Compuestos heterocíclicos como inmunomoduladores |
| EP3464279B1 (en) | 2016-05-26 | 2021-11-24 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| SG11201811414TA (en) | 2016-06-20 | 2019-01-30 | Incyte Corp | Heterocyclic compounds as immunomodulators |
| EP3474845B1 (en) | 2016-06-27 | 2024-03-20 | ChemoCentryx, Inc. | Immunomodulator compounds |
| MA45669A (fr) | 2016-07-14 | 2019-05-22 | Incyte Corp | Composés hétérocycliques utilisés comme immunomodulateurs |
| US20180057486A1 (en) | 2016-08-29 | 2018-03-01 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| KR20230010826A (ko) | 2016-10-14 | 2023-01-19 | 프리시젼 바이오사이언시스 인코포레이티드 | B형 간염 바이러스 게놈 내의 인식 서열에 대해 특이적인 조작된 메가뉴클레아제 |
| WO2018119236A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Triazolo[1,5-a]pyridine derivatives as immunomodulators |
| US10308644B2 (en) * | 2016-12-22 | 2019-06-04 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| WO2018119286A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Bicyclic heteroaromatic compounds as immunomodulators |
| EP4223369A1 (en) | 2016-12-22 | 2023-08-09 | Incyte Corporation | Immunomodulator compounds and methods of use |
| WO2018119221A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Pyridine derivatives as immunomodulators |
| WO2018124766A2 (ko) | 2016-12-28 | 2018-07-05 | 주식회사 녹십자랩셀 | 키메라 항원 수용체 및 이를 발현하는 자연 살해 세포 |
| BR102018007822A2 (pt) | 2017-04-20 | 2018-11-06 | Gilead Sciences, Inc. | composto, métodos para inibir pd-1, pd-l1 e/ou interação de pd-1/pd-l1 e para tratamento de câncer, composição farmacêutica, e, kit para tratamento de ou prevenção de câncer ou uma doença ou condição |
| US11130740B2 (en) | 2017-04-25 | 2021-09-28 | Arbutus Biopharma Corporation | Substituted 2,3-dihydro-1H-indene analogs and methods using same |
| AR111960A1 (es) | 2017-05-26 | 2019-09-04 | Incyte Corp | Formas cristalinas de un inhibidor de fgfr y procesos para su preparación |
| US10919852B2 (en) | 2017-07-28 | 2021-02-16 | Chemocentryx, Inc. | Immunomodulator compounds |
| KR102670486B1 (ko) | 2017-08-08 | 2024-05-28 | 케모센트릭스, 인크. | 마크로사이클릭 면역조절제 |
| US11649294B2 (en) | 2017-11-14 | 2023-05-16 | GC Cell Corporation | Anti-HER2 antibody or antigen-binding fragment thereof, and chimeric antigen receptor comprising same |
| KR102774451B1 (ko) | 2017-11-14 | 2025-02-28 | 앱클론(주) | 항-her2 항체 또는 그의 항원 결합 단편, 및 이를 포함하는 키메라 항원 수용체 |
| US11203610B2 (en) | 2017-12-20 | 2021-12-21 | Institute Of Organic Chemistry And Biochemistry Ascr, V.V.I. | 2′3′ cyclic dinucleotides with phosphonate bond activating the sting adaptor protein |
| JP7037667B2 (ja) | 2017-12-20 | 2022-03-16 | インスティチュート オブ オーガニック ケミストリー アンド バイオケミストリー エーエスシーアール,ヴイ.ヴイ.アイ. | Stingアダプタータンパク質を活性化するホスホン酸結合を有する3’3’環状ジヌクレオチド |
| WO2019160882A1 (en) | 2018-02-13 | 2019-08-22 | Gilead Sciences, Inc. | Pd-1/pd-l1 inhibitors |
| WO2019165043A2 (en) | 2018-02-22 | 2019-08-29 | Chemocentryx, Inc. | Indane-amines as pd-l1 antagonists |
| JP7050165B2 (ja) | 2018-02-26 | 2022-04-07 | ギリアード サイエンシーズ, インコーポレイテッド | Hbv複製阻害剤としての置換ピロリジン化合物 |
| AU2019227607C1 (en) | 2018-02-27 | 2023-07-20 | Incyte Corporation | Imidazopyrimidines and triazolopyrimidines as A2A / A2B inhibitors |
| US12083118B2 (en) | 2018-03-29 | 2024-09-10 | Arbutus Biopharma Corporation | Substituted 1,1′-biphenyl compounds, analogues thereof, and methods using same |
| SMT202300065T1 (it) | 2018-03-30 | 2023-05-12 | Incyte Corp | Composti eterociclici come immunomodulatori |
| WO2019195181A1 (en) | 2018-04-05 | 2019-10-10 | Gilead Sciences, Inc. | Antibodies and fragments thereof that bind hepatitis b virus protein x |
| TWI833744B (zh) | 2018-04-06 | 2024-03-01 | 捷克科學院有機化學與生物化學研究所 | 3'3'-環二核苷酸 |
| TWI818007B (zh) | 2018-04-06 | 2023-10-11 | 捷克科學院有機化學與生物化學研究所 | 2'3'-環二核苷酸 |
| TW202005654A (zh) | 2018-04-06 | 2020-02-01 | 捷克科學院有機化學與生物化學研究所 | 2,2,─環二核苷酸 |
| US11142750B2 (en) | 2018-04-12 | 2021-10-12 | Precision Biosciences, Inc. | Optimized engineered meganucleases having specificity for a recognition sequence in the Hepatitis B virus genome |
| KR102591947B1 (ko) | 2018-04-19 | 2023-10-25 | 길리애드 사이언시즈, 인코포레이티드 | Pd-1/pd-l1 억제제 |
| WO2019211799A1 (en) | 2018-05-03 | 2019-11-07 | Institute Of Organic Chemistry And Biochemistry Ascr, V.V.I. | 2'3'-cyclic dinucleotide analogue comprising a cyclopentanyl modified nucleotide |
| KR102956194B1 (ko) | 2018-05-04 | 2026-04-23 | 인사이트 코포레이션 | Fgfr 억제제의 염 |
| RS66310B1 (sr) | 2018-05-04 | 2025-01-31 | Incyte Corp | Čvrsti oblici inhibitora fgfr i procesi za njegovu pripremu |
| CN112752756B (zh) | 2018-05-11 | 2024-06-25 | 因赛特公司 | 作为PD-L1免疫调节剂的四氢-咪唑并[4,5-c]吡啶衍生物 |
| EP3810610A1 (en) | 2018-05-18 | 2021-04-28 | Incyte Corporation | Fused pyrimidine derivatives as a2a / a2b inhibitors |
| TW202017569A (zh) | 2018-05-31 | 2020-05-16 | 美商佩樂敦治療公司 | 用於抑制cd73之組合物及方法 |
| MX2020012939A (es) | 2018-05-31 | 2021-02-15 | Ono Pharmaceutical Co | Biomarcadores para determinar la eficacia de los inhibidores de puntos de control inmunitarios. |
| CN117304191A (zh) | 2018-07-05 | 2023-12-29 | 因赛特公司 | 作为a2a/a2b抑制剂的稠合吡嗪衍生物 |
| CN112384500B (zh) * | 2018-07-12 | 2024-05-14 | 贝达药业股份有限公司 | 免疫调节剂及其组合物和制备方法 |
| PE20210642A1 (es) | 2018-07-13 | 2021-03-23 | Gilead Sciences Inc | Inhibidores de pd-1/pd-l1 |
| WO2020028097A1 (en) | 2018-08-01 | 2020-02-06 | Gilead Sciences, Inc. | Solid forms of (r)-11-(methoxymethyl)-12-(3-methoxypropoxy)-3,3-dimethyl-8-0x0-2,3,8,13b-tetrahydro-1h-pyrido[2,1-a]pyrrolo[1,2-c] phthalazine-7-c arboxylic acid |
| WO2020068729A1 (en) | 2018-09-25 | 2020-04-02 | Incyte Corporation | Pyrazolo[4,3-d]pyrimidine compounds as alk2 abd/or fgfr modulators |
| US12331320B2 (en) | 2018-10-10 | 2025-06-17 | The Research Foundation For The State University Of New York | Genome edited cancer cell vaccines |
| TW202446772A (zh) | 2018-10-11 | 2024-12-01 | 日商小野藥品工業股份有限公司 | Sting促效化合物 |
| US11066404B2 (en) | 2018-10-11 | 2021-07-20 | Incyte Corporation | Dihydropyrido[2,3-d]pyrimidinone compounds as CDK2 inhibitors |
| US11236085B2 (en) | 2018-10-24 | 2022-02-01 | Gilead Sciences, Inc. | PD-1/PD-L1 inhibitors |
| EP4371987B9 (en) | 2018-10-31 | 2025-11-26 | Gilead Sciences, Inc. | Substituted 6-azabenzimidazole compounds as hpk1 inhibitors |
| EP3873608A1 (en) | 2018-10-31 | 2021-09-08 | Gilead Sciences, Inc. | Substituted 6-azabenzimidazole compounds having hpk1 inhibitory activity |
| AU2019373702A1 (en) | 2018-11-02 | 2021-06-24 | Shanghai Maxinovel Pharmaceuticals Co., Ltd. | Diphenyl-like compound, intermediate thereof, preparation method therefor, pharmaceutical composition thereof and uses thereof |
| JP7414827B2 (ja) | 2018-12-20 | 2024-01-16 | インサイト・コーポレイション | アクチビン受容体様キナーゼ-2の阻害剤としてのイミダゾピリダジン及びイミダゾピリジン化合物 |
| TWI829857B (zh) | 2019-01-29 | 2024-01-21 | 美商英塞特公司 | 作為a2a / a2b抑制劑之吡唑并吡啶及三唑并吡啶 |
| CN109776377B (zh) * | 2019-02-01 | 2021-08-24 | 沈阳药科大学 | 吲哚啉类化合物及其制备方法和应用 |
| WO2020168197A1 (en) | 2019-02-15 | 2020-08-20 | Incyte Corporation | Pyrrolo[2,3-d]pyrimidinone compounds as cdk2 inhibitors |
| EA202192260A1 (ru) | 2019-02-15 | 2021-12-17 | Инсайт Корпорейшн | Биомаркеры циклин-зависимой киназы 2 и их применение |
| TW202100520A (zh) | 2019-03-05 | 2021-01-01 | 美商英塞特公司 | 作為cdk2 抑制劑之吡唑基嘧啶基胺化合物 |
| CN113574063B (zh) | 2019-03-07 | 2025-03-18 | 捷克共和国有机化学与生物化学研究所 | 3’3’-环二核苷酸及其前药 |
| WO2020178768A1 (en) | 2019-03-07 | 2020-09-10 | Institute Of Organic Chemistry And Biochemistry Ascr, V.V.I. | 3'3'-cyclic dinucleotide analogue comprising a cyclopentanyl modified nucleotide as sting modulator |
| WO2020178769A1 (en) | 2019-03-07 | 2020-09-10 | Institute Of Organic Chemistry And Biochemistry Ascr, V.V.I. | 2'3'-cyclic dinucleotides and prodrugs thereof |
| WO2020185532A1 (en) | 2019-03-08 | 2020-09-17 | Incyte Corporation | Methods of treating cancer with an fgfr inhibitor |
| AU2020246317A1 (en) | 2019-03-22 | 2021-11-18 | Guangzhou Maxinovel Pharmaceuticals Co., Ltd | Small-molecule inhibitor of PD-1/PD-L1, pharmaceutical composition thereof with PD-L1 antibody, and application of same |
| US11919904B2 (en) | 2019-03-29 | 2024-03-05 | Incyte Corporation | Sulfonylamide compounds as CDK2 inhibitors |
| TWI751517B (zh) | 2019-04-17 | 2022-01-01 | 美商基利科學股份有限公司 | 類鐸受體調節劑之固體形式 |
| TW202210480A (zh) | 2019-04-17 | 2022-03-16 | 美商基利科學股份有限公司 | 類鐸受體調節劑之固體形式 |
| WO2020223469A1 (en) | 2019-05-01 | 2020-11-05 | Incyte Corporation | N-(1-(methylsulfonyl)piperidin-4-yl)-4,5-di hydro-1h-imidazo[4,5-h]quinazolin-8-amine derivatives and related compounds as cyclin-dependent kinase 2 (cdk2) inhibitors for treating cancer |
| WO2020223558A1 (en) | 2019-05-01 | 2020-11-05 | Incyte Corporation | Tricyclic amine compounds as cdk2 inhibitors |
| BR112021022659A2 (pt) | 2019-05-15 | 2022-03-29 | Chemocentryx Inc | Compostos triarílicos para o tratamento de doenças pd-l1 |
| US11453681B2 (en) | 2019-05-23 | 2022-09-27 | Gilead Sciences, Inc. | Substituted eneoxindoles and uses thereof |
| KR102841588B1 (ko) | 2019-06-20 | 2025-08-01 | 케모센트릭스, 인크. | Pd-l1 질환의 치료를 위한 화합물 |
| WO2021007269A1 (en) | 2019-07-09 | 2021-01-14 | Incyte Corporation | Bicyclic heterocycles as fgfr inhibitors |
| KR102890201B1 (ko) | 2019-07-10 | 2025-11-24 | 케모센트릭스, 인크. | Pd-l1 억제제로서의 인단 |
| WO2021011891A1 (en) | 2019-07-18 | 2021-01-21 | Gilead Sciences, Inc. | Long-acting formulations of tenofovir alafenamide |
| CN114206386A (zh) | 2019-08-05 | 2022-03-18 | 小野药品工业株式会社 | 免疫检查点抑制剂的有效性判定生物标记 |
| TW202115059A (zh) | 2019-08-09 | 2021-04-16 | 美商英塞特公司 | Pd—1/pd—l1抑制劑之鹽 |
| WO2021030537A1 (en) | 2019-08-14 | 2021-02-18 | Incyte Corporation | Imidazolyl pyrimidinylamine compounds as cdk2 inhibitors |
| US20220296619A1 (en) | 2019-08-19 | 2022-09-22 | Gilead Sciences, Inc. | Pharmaceutical formulations of tenofovir alafenamide |
| HRP20241379T1 (hr) | 2019-09-30 | 2024-12-20 | Gilead Sciences, Inc. | Cjepiva za hbv i postupci za liječenje hbv |
| JP7559059B2 (ja) | 2019-09-30 | 2024-10-01 | インサイト・コーポレイション | 免疫調節剤としてのピリド[3,2-d]ピリミジン化合物 |
| US12122767B2 (en) | 2019-10-01 | 2024-10-22 | Incyte Corporation | Bicyclic heterocycles as FGFR inhibitors |
| CR20220170A (es) | 2019-10-11 | 2022-10-10 | Incyte Corp | Aminas bicíclicas como inhibidoras de la cdk2 |
| GEP20247679B (en) | 2019-10-14 | 2024-10-10 | Incyte Corp | Bicyclic heterocycles as fgfr inhibitors |
| AU2020368392B2 (en) | 2019-10-16 | 2026-01-08 | Chemocentryx, Inc. | Heteroaryl-biphenyl amines for the treatment of PD-L1 diseases |
| ES3068390T3 (en) | 2019-10-16 | 2026-05-29 | Chemocentryx Inc | Heteroaryl-biphenyl amides for the treatment of pd-l1 diseases |
| US11566028B2 (en) | 2019-10-16 | 2023-01-31 | Incyte Corporation | Bicyclic heterocycles as FGFR inhibitors |
| WO2021092159A1 (en) * | 2019-11-07 | 2021-05-14 | The Regents Of The University Of Colorado A Body Corporate | Papd5 inhibition as a treatment for dyskeratosis congenita, aplastic anemia and myelodysplastic syndrome caused by reduced telomerase rna levels |
| EP4058461A1 (en) | 2019-11-11 | 2022-09-21 | Incyte Corporation | Salts and crystalline forms of a pd-1/pd-l1 inhibitor |
| MX2022006691A (es) | 2019-12-04 | 2022-09-19 | Incyte Corp | Derivados de un inhibidor de receptores del factor de crecimiento de fibroblastos (fgfr). |
| WO2021113479A1 (en) | 2019-12-04 | 2021-06-10 | Incyte Corporation | Tricyclic heterocycles as fgfr inhibitors |
| US12410418B2 (en) | 2019-12-06 | 2025-09-09 | Precision Biosciences, Inc. | Optimized engineered meganucleases having specificity for a recognition sequence in the Hepatitis B virus genome |
| CN115279766B (zh) | 2020-01-03 | 2025-05-02 | 因赛特公司 | 包含a2a/a2b和pd-1/pd-l1抑制剂的组合疗法 |
| EP4086253A1 (en) | 2020-01-03 | 2022-11-09 | Shanghai Hansoh Biomedical Co., Ltd. | Biphenyl derivative inhibitor, preparation method therefor and use thereof |
| WO2021142252A1 (en) | 2020-01-10 | 2021-07-15 | Incyte Corporation | Tricyclic compounds as inhibitors of kras |
| US12012409B2 (en) | 2020-01-15 | 2024-06-18 | Incyte Corporation | Bicyclic heterocycles as FGFR inhibitors |
| WO2021150613A1 (en) | 2020-01-20 | 2021-07-29 | Incyte Corporation | Spiro compounds as inhibitors of kras |
| TW202140487A (zh) | 2020-02-06 | 2021-11-01 | 美商英塞特公司 | Pi3k抑制劑之鹽及固體形式以及其製備方法 |
| PH12022552347A1 (en) | 2020-03-06 | 2024-01-29 | Incyte Corp | Combination therapy comprising axl/mer and pd-1/pd-l1 inhibitors |
| CN113493469A (zh) * | 2020-03-18 | 2021-10-12 | 成都倍特药业股份有限公司 | 可作为免疫调节剂的化合物、其制备方法和应用 |
| KR102987126B1 (ko) | 2020-03-20 | 2026-07-07 | 길리애드 사이언시즈, 인코포레이티드 | 4'-c-치환된-2-할로-2'-데옥시아데노신 뉴클레오시드의 프로드러그 및 이의 제조 및 사용 방법 |
| US20230141284A1 (en) | 2020-04-10 | 2023-05-11 | Ono Pharmaceutical Co., Ltd. | Cancer therapeutic method |
| US20230151024A1 (en) | 2020-04-10 | 2023-05-18 | Ono Pharmaceutical Co., Ltd. | Sting agonistic compound |
| CN121270550A (zh) | 2020-04-16 | 2026-01-06 | 因赛特公司 | 稠合三环kras抑制剂 |
| KR20230041654A (ko) | 2020-05-05 | 2023-03-24 | 테온 테라퓨틱스, 인크. | 칸나비노이드 수용체 유형 2 (cb2) 조정제 및 그의 용도 |
| WO2021231526A1 (en) | 2020-05-13 | 2021-11-18 | Incyte Corporation | Fused pyrimidine compounds as kras inhibitors |
| US11840546B2 (en) | 2020-06-12 | 2023-12-12 | Incyte Corporation | Imidazopyridazine compounds and uses thereof |
| WO2021257857A1 (en) | 2020-06-19 | 2021-12-23 | Incyte Corporation | Naphthyridinone compounds as jak2 v617f inhibitors |
| WO2021257863A1 (en) | 2020-06-19 | 2021-12-23 | Incyte Corporation | Pyrrolotriazine compounds as jak2 v617f inhibitors |
| IL299612A (en) | 2020-07-02 | 2023-03-01 | Incyte Corp | Tricyclic urea compounds as JAK2 V617F inhibitors |
| US11767323B2 (en) | 2020-07-02 | 2023-09-26 | Incyte Corporation | Tricyclic pyridone compounds as JAK2 V617F inhibitors |
| US11661422B2 (en) | 2020-08-27 | 2023-05-30 | Incyte Corporation | Tricyclic urea compounds as JAK2 V617F inhibitors |
| WO2022047093A1 (en) | 2020-08-28 | 2022-03-03 | Incyte Corporation | Vinyl imidazole compounds as inhibitors of kras |
| WO2022052926A1 (zh) | 2020-09-09 | 2022-03-17 | 广州再极医药科技有限公司 | 芳香乙烯类化合物、其制备方法、中间体、药物组合物及其应用 |
| WO2022072783A1 (en) | 2020-10-02 | 2022-04-07 | Incyte Corporation | Bicyclic dione compounds as inhibitors of kras |
| IL302590A (en) | 2020-11-06 | 2023-07-01 | Incyte Corp | Process for preparing PD-1/PD-L1 inhibitor and salts and crystalline forms thereof |
| US11760756B2 (en) | 2020-11-06 | 2023-09-19 | Incyte Corporation | Crystalline form of a PD-1/PD-L1 inhibitor |
| US11780836B2 (en) | 2020-11-06 | 2023-10-10 | Incyte Corporation | Process of preparing a PD-1/PD-L1 inhibitor |
| CN114507227B (zh) * | 2020-11-17 | 2024-06-21 | 中国医学科学院药物研究所 | 苯并异噻唑类化合物、及其制法和药物组合物与用途 |
| EP4262830A4 (en) | 2020-12-17 | 2025-01-15 | Artiva Biotherapeutics, Inc. | TREATING CANCER WITH NK CELLS AND AN ANTIBODY DIRECTED TO CD20 |
| EP4262829A4 (en) | 2020-12-17 | 2025-01-01 | Artiva Biotherapeutics, Inc. | Expanded and stimulated natural killer cells |
| US11919908B2 (en) | 2020-12-21 | 2024-03-05 | Incyte Corporation | Substituted pyrrolo[2,3-d]pyrimidine compounds as JAK2 V617F inhibitors |
| JP2024502005A (ja) | 2020-12-29 | 2024-01-17 | インサイト・コーポレイション | A2a/a2b阻害剤、pd-1/pd-l1阻害剤、及び抗cd73抗体を含む併用療法 |
| CA3211748A1 (en) | 2021-02-25 | 2022-09-01 | Incyte Corporation | Spirocyclic lactams as jak2 v617f inhibitors |
| WO2022204112A1 (en) | 2021-03-22 | 2022-09-29 | Incyte Corporation | Imidazole and triazole kras inhibitors |
| KR20240024047A (ko) | 2021-04-08 | 2024-02-23 | 아티바 바이오테라퓨틱스, 인크. | Nk 세포와 cd38 표적 항체를 이용한 암 치료 방법 |
| AU2022254978A1 (en) | 2021-04-08 | 2023-11-16 | Artiva Biotherapeutics, Inc. | Treatment of cancer with nk cells and a cd20 targeted antibody |
| US20240366664A1 (en) | 2021-04-08 | 2024-11-07 | Artiva Biotherapeutics, Inc. | Treatment of cancer with nk cells and an egfr targeted antibody |
| KR20240024048A (ko) | 2021-04-08 | 2024-02-23 | 아티바 바이오테라퓨틱스, 인크. | Nk 세포와 her2 표적 항체를 이용한 암 치료 방법 |
| EP4323405A1 (en) | 2021-04-12 | 2024-02-21 | Incyte Corporation | Combination therapy comprising an fgfr inhibitor and a nectin-4 targeting agent |
| US20240269142A1 (en) | 2021-05-13 | 2024-08-15 | Gilead Sciences, Inc. | COMBINATION OF A TLR8 MODULATING COMPOUND AND ANTI-HBV siRNA THERAPEUTICS |
| CA3220274A1 (en) | 2021-06-09 | 2022-12-15 | Incyte Corporation | Tricyclic heterocycles as fgfr inhibitors |
| TW202313610A (zh) | 2021-06-09 | 2023-04-01 | 美商英塞特公司 | 作為fgfr抑制劑之三環雜環 |
| JP7900421B2 (ja) | 2021-06-11 | 2026-08-04 | ギリアード サイエンシーズ, インコーポレイテッド | Mcl-1阻害剤と抗がん剤との組み合わせ |
| TWI861509B (zh) | 2021-06-11 | 2024-11-11 | 美商基利科學股份有限公司 | Mcl-1抑制劑與抗體藥物接合物之組合 |
| US11981671B2 (en) | 2021-06-21 | 2024-05-14 | Incyte Corporation | Bicyclic pyrazolyl amines as CDK2 inhibitors |
| MX2023014762A (es) | 2021-06-23 | 2024-01-15 | Gilead Sciences Inc | Compuestos moduladores de diacilglicerol quinasa. |
| CN117355531A (zh) | 2021-06-23 | 2024-01-05 | 吉利德科学公司 | 二酰基甘油激酶调节化合物 |
| JP7651018B2 (ja) | 2021-06-23 | 2025-03-25 | ギリアード サイエンシーズ, インコーポレイテッド | ジアシルグリセロールキナーゼ調節化合物 |
| EP4359413A1 (en) | 2021-06-23 | 2024-05-01 | Gilead Sciences, Inc. | Diacylglyercol kinase modulating compounds |
| WO2023283213A1 (en) | 2021-07-07 | 2023-01-12 | Incyte Corporation | Tricyclic compounds as inhibitors of kras |
| CA3224841A1 (en) | 2021-07-14 | 2023-01-19 | Zhenwu Li | Tricyclic compounds as inhibitors of kras |
| CA3229855A1 (en) | 2021-08-31 | 2023-03-09 | Incyte Corporation | Naphthyridine compounds as inhibitors of kras |
| WO2023034530A1 (en) | 2021-09-02 | 2023-03-09 | Teon Therapeutics, Inc. | Methods of improving growth and function of immune cells |
| CN113773273B (zh) * | 2021-09-15 | 2023-04-11 | 沈阳药科大学 | 苯并异噻唑类化合物及其制备方法和用途 |
| US12030883B2 (en) | 2021-09-21 | 2024-07-09 | Incyte Corporation | Hetero-tricyclic compounds as inhibitors of KRAS |
| WO2023050104A1 (zh) * | 2021-09-28 | 2023-04-06 | 中国医学科学院药物研究所 | 二氢吲哚衍生物、及其制法和药物组合物与用途 |
| US12030884B2 (en) | 2021-10-01 | 2024-07-09 | Incyte Corporation | Pyrazoloquinoline KRAS inhibitors |
| KR20240101561A (ko) | 2021-10-14 | 2024-07-02 | 인사이트 코포레이션 | Kras의 저해제로서의 퀴놀린 화합물 |
| WO2023081730A1 (en) | 2021-11-03 | 2023-05-11 | Teon Therapeutics, Inc. | 4-hydroxy-2-oxo-1,2-dihydro-1,8-naphthyridine-3-carboxamide derivatives as cannabinoid cb2 receptor modulators for the treatment of cancer |
| MX2024006113A (es) | 2021-11-22 | 2024-07-29 | Incyte Corp | Terapia de combinación que comprende un inhibidor del receptor del factor de crecimiento de fibroblastos (fgfr) y un inhibidor del sarcoma de rata de kirsten (kras). |
| WO2023097211A1 (en) | 2021-11-24 | 2023-06-01 | The University Of Southern California | Methods for enhancing immune checkpoint inhibitor therapy |
| US11976073B2 (en) | 2021-12-10 | 2024-05-07 | Incyte Corporation | Bicyclic amines as CDK2 inhibitors |
| CR20240297A (es) | 2021-12-22 | 2024-09-18 | Incyte Corp | Sales y formas sólidas de un inhibidor de fgfr y procesos para su preparación |
| IL315647A (en) | 2022-03-17 | 2024-11-01 | Incyte Corp | Tricyclic urea compounds as Jak2 and 617f inhibitors |
| EP4504341A1 (en) | 2022-04-08 | 2025-02-12 | Shy Therapeutics LLC | Compounds that interact with ras superfamily proteins for treatment of cancers, inflammatory diseases, rasopathies, and fibrotic disease |
| CN119998295A (zh) | 2022-06-08 | 2025-05-13 | 因赛特公司 | 作为dgk抑制剂的三环三唑并化合物 |
| US20240101557A1 (en) | 2022-07-11 | 2024-03-28 | Incyte Corporation | Fused tricyclic compounds as inhibitors of kras g12v mutants |
| EP4554943A1 (en) | 2022-07-14 | 2025-05-21 | Teon Therapeutics, Inc. | Adenosine receptor antagonists and uses thereof |
| US12600722B2 (en) | 2022-07-18 | 2026-04-14 | Incyte Corporation | Tetracyclic compounds as DGK inhibitors |
| US12600723B2 (en) | 2022-07-18 | 2026-04-14 | Incyte Corporation | Tetracyclic compounds as DGK inhibitors |
| WO2024043227A1 (ja) | 2022-08-23 | 2024-02-29 | 小野薬品工業株式会社 | 二重特異性抗体 |
| WO2024086273A1 (en) | 2022-10-21 | 2024-04-25 | Incyte Corporation | Tricyclic urea compounds as jak2 v617f inhibitors |
| US20240217989A1 (en) | 2022-11-18 | 2024-07-04 | Incyte Corporation | Heteroaryl Fluoroalkenes As DGK Inhibitors |
| TW202428575A (zh) | 2023-01-12 | 2024-07-16 | 美商英塞特公司 | 作為dgk抑制劑之雜芳基氟代烯烴 |
| WO2024191996A1 (en) | 2023-03-13 | 2024-09-19 | Incyte Corporation | Bicyclic ureas as kinase inhibitors |
| US20240390340A1 (en) | 2023-04-18 | 2024-11-28 | Incyte Corporation | Pyrrolidine kras inhibitors |
| US20250066363A1 (en) | 2023-08-24 | 2025-02-27 | Incyte Corporation | Bicyclic DGK Inhibitors |
| US20250114346A1 (en) | 2023-10-09 | 2025-04-10 | Incyte Corporation | Combination therapy using a kras g12d inhibitor and pd-1 inhibitor or pd-l1 inhibitor |
| US20250163079A1 (en) | 2023-11-01 | 2025-05-22 | Incyte Corporation | Kras inhibitors |
| TW202523667A (zh) | 2023-12-05 | 2025-06-16 | 美商英塞特公司 | 作為dgk抑制劑之三環三唑并化合物 |
| US20250186450A1 (en) | 2023-12-06 | 2025-06-12 | Incyte Corporation | COMBINATION THERAPY COMPRISING DGK INHIBITORS and PD-1/PD-L1 INHIBITORS |
| WO2025129002A1 (en) | 2023-12-13 | 2025-06-19 | Incyte Corporation | Bicyclooctane kras inhibitors |
| US20250345390A1 (en) | 2024-05-13 | 2025-11-13 | Gilead Sciences, Inc. | Combination therapies |
| WO2025240246A1 (en) | 2024-05-13 | 2025-11-20 | Gilead Sciences, Inc. | Combination therapies with ribavirin |
| WO2025240242A1 (en) | 2024-05-13 | 2025-11-20 | Gilead Sciences, Inc. | Combination therapies with ribavirin |
| TW202608468A (zh) | 2024-05-13 | 2026-03-01 | 美商基利科學股份有限公司 | 組合療法 |
| WO2026035860A1 (en) | 2024-08-07 | 2026-02-12 | Teon Therapeutics, Inc. | Formulations of adenosine receptor antagonist |
| WO2026060143A1 (en) | 2024-09-11 | 2026-03-19 | Incyte Corporation | Kras inhibitors |
| WO2026107031A1 (en) | 2024-11-13 | 2026-05-21 | Incyte Corporation | Kras inhibitors |
Family Cites Families (332)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US3272781A (en) | 1963-08-07 | 1966-09-13 | American Potash & Chem Corp | Boroureas of phosphinoborine polymers |
| FR1425700A (fr) | 1965-02-22 | 1966-01-24 | Basf Ag | Composés formant des complexes métalliques et procédé pour les préparer et les utiliser |
| US4208328A (en) | 1978-04-27 | 1980-06-17 | General Electric Company | Alkyl 3,5-dihydroxy-4-(2-benzothiazolyl)benzoates |
| US4789711A (en) | 1986-12-02 | 1988-12-06 | Ciba-Geigy Corporation | Multifunctional epoxide resins |
| JPH0611031Y2 (ja) | 1988-02-27 | 1994-03-23 | タマパック株式会社 | ゴルフ用パッティンググリーン |
| DE3828535A1 (de) | 1988-08-23 | 1990-03-08 | Basf Ag | Benzimidazol-2-carbonsaeureanilide, ihre verwendung als lichtschutzmittel fuer organisches material und mit diesen aniliden stabilisiertes organisches material |
| US5077164A (en) | 1989-06-21 | 1991-12-31 | Minolta Camera Kabushiki Kaisha | Photosensitive member containing an azo dye |
| EP0644460B1 (en) | 1993-09-20 | 1999-12-08 | Fuji Photo Film Co., Ltd. | Positive working photoresist composition |
| JP3461397B2 (ja) | 1995-01-11 | 2003-10-27 | 富士写真フイルム株式会社 | ポジ型フオトレジスト組成物 |
| EP0946587A2 (en) | 1996-12-16 | 1999-10-06 | Fujisawa Pharmaceutical Co., Ltd. | New amide compounds |
| JPH10316853A (ja) | 1997-05-15 | 1998-12-02 | Sumitomo Bakelite Co Ltd | 半導体多層配線用層間絶縁膜樹脂組成物及び該絶縁膜の製造方法 |
| JP2001519345A (ja) | 1997-10-02 | 2001-10-23 | メルク エンド カムパニー インコーポレーテッド | プレニルタンパク質トランスフェラーゼの阻害剤 |
| WO1999044992A1 (en) | 1998-03-05 | 1999-09-10 | Nissan Chemical Industries, Ltd. | Anilide compounds and herbicide |
| JP2000128984A (ja) | 1998-10-28 | 2000-05-09 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾール前駆体及び樹脂 |
| JP2000128986A (ja) | 1998-10-28 | 2000-05-09 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾール前駆体及びポリベンゾオキサゾール |
| JP2000128987A (ja) | 1998-10-28 | 2000-05-09 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾール前駆体及びポリベンゾオキサゾール |
| US6297351B1 (en) | 1998-12-17 | 2001-10-02 | Sumitomo Bakelite Company Limited | Polybenzoxazole resin and precursor thereof |
| HUP0104987A3 (en) | 1998-12-18 | 2002-09-30 | Axys Pharmaceuticals Inc South | Benzimidazole or indole derivatives protease inhibitors, and pharmaceutical compositions containing them |
| JP2000212281A (ja) | 1999-01-27 | 2000-08-02 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾ―ル前駆体及びポリベンゾオキサゾ―ル樹脂 |
| WO2001007409A1 (en) | 1999-07-23 | 2001-02-01 | Astrazeneca Uk Limited | Carbazole derivatives and their use as neuropeptide y5 receptor ligands |
| JP2001114893A (ja) | 1999-10-15 | 2001-04-24 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾール樹脂およびその前駆体 |
| US6372907B1 (en) | 1999-11-03 | 2002-04-16 | Apptera Corporation | Water-soluble rhodamine dye peptide conjugates |
| JP2001163975A (ja) | 1999-12-03 | 2001-06-19 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾール樹脂及びその前駆体 |
| CZ20013424A3 (cs) | 1999-12-27 | 2002-02-13 | Japan Tobacco Inc. | Sloučeniny s fúzovanými kruhy a jejich pouľití jako léčiva |
| ES2290115T3 (es) | 2000-02-01 | 2008-02-16 | ABBOTT GMBH & CO. KG | Compuestos heterociclicos y su aplicacion como inhibidores de parp. |
| US6521618B2 (en) | 2000-03-28 | 2003-02-18 | Wyeth | 3-cyanoquinolines, 3-cyano-1,6-naphthyridines, and 3-cyano-1,7-naphthyridines as protein kinase inhibitors |
| AU2001249679A1 (en) | 2000-03-31 | 2001-10-15 | Ortho-Mcneil Pharmaceutical, Inc. | Phenyl-substituted imidazopyridines |
| AU2001254555A1 (en) | 2000-04-24 | 2001-11-07 | Merck Frosst Canada & Co | Method of treatment using phenyl and biaryl derivatives as prostaglandin E inhibitors and compounds useful therefore |
| EP1294358B1 (en) | 2000-06-28 | 2004-08-18 | Smithkline Beecham Plc | Wet milling process |
| AU2001294515A1 (en) | 2000-08-11 | 2002-02-25 | The Regents Of The University Of California | Use of stat-6 inhibitors as therapeutic agents |
| WO2002048146A2 (de) | 2000-12-13 | 2002-06-20 | Basf Aktiengesellschaft | Verwendung von substituierten imidazoazinen, neue imidazoazine, verfahren zu deren herstellung, sowie sie enthaltende mittel |
| ES2245380T3 (es) | 2000-12-15 | 2006-01-01 | Glaxo Group Limited | Pirazolopiridinas. |
| SE0100567D0 (sv) | 2001-02-20 | 2001-02-20 | Astrazeneca Ab | Compounds |
| AU2002258550B2 (en) | 2001-03-14 | 2006-04-27 | Eli Lilly And Company | Retinoid X receptor modulators |
| EP1372643A1 (en) | 2001-03-30 | 2004-01-02 | Smithkline Beecham Corporation | Pyrazolopyridines, process for their preparation and use as therapeutic compounds |
| JP4219171B2 (ja) | 2001-04-10 | 2009-02-04 | スミスクライン ビーチャム コーポレーション | 抗ウイルス性ピラゾロピリジン化合物 |
| JP2002316966A (ja) | 2001-04-19 | 2002-10-31 | Ueno Seiyaku Oyo Kenkyusho:Kk | ビナフトール誘導体およびその製法 |
| AU2002305143A1 (en) | 2001-04-27 | 2002-11-11 | Smithkline Beecham Corporation | Pyrazolo'1,5-a!pyridine derivatives |
| AR035543A1 (es) | 2001-06-26 | 2004-06-16 | Japan Tobacco Inc | Agente terapeutico para la hepatitis c que comprende un compuesto de anillo condensado, compuesto de anillo condensado, composicion farmaceutica que lo comprende, compuestos de benzimidazol, tiazol y bifenilo utiles como intermediarios para producir dichos compuestos, uso del compuesto de anillo con |
| ES2286272T3 (es) | 2001-09-07 | 2007-12-01 | Smithkline Beecham Corporation | Pirizolo-piridinas para el tratamiento de infecciones por herpes. |
| TWI320039B (en) | 2001-09-21 | 2010-02-01 | Lactam-containing compounds and derivatives thereof as factor xa inhibitors | |
| EP1434578A1 (en) | 2001-10-09 | 2004-07-07 | PHARMACIA & UPJOHN COMPANY | Arylsulphonyl-substituted tetrahydro- and hexahydro-carbazoles as 5-ht-6 receptor ligands |
| WO2003031587A2 (en) | 2001-10-09 | 2003-04-17 | The Regents Of The University Of California | Use of stat-6 inhibitors as therapeutic agents |
| JP4024579B2 (ja) | 2002-01-22 | 2007-12-19 | 住友ベークライト株式会社 | プラスチック光導波路用材料及び光導波路 |
| EP1497282A2 (en) | 2002-04-11 | 2005-01-19 | Vertex Pharmaceuticals Incorporated | Inhibitors of serine protease, particularly hepatitis c virus ns3-ns4 protease |
| CA2483306A1 (en) | 2002-04-23 | 2003-11-06 | Shionogi & Co., Ltd. | Pyrazolo[1,5-a]pyrimidine derivative and nad(p)h oxidase inhibitor containing the same |
| WO2004007472A1 (ja) | 2002-07-10 | 2004-01-22 | Ono Pharmaceutical Co., Ltd. | Ccr4アンタゴニストおよびその医薬用途 |
| WO2004006906A2 (en) | 2002-07-15 | 2004-01-22 | Combinatorx, Incorporated | Methods for the treatment of neoplasms |
| JP2004059761A (ja) | 2002-07-30 | 2004-02-26 | Sumitomo Bakelite Co Ltd | ポリベンゾオキサゾール樹脂、その前駆体及びこれらを用いた光導波路材料並びに光導波路 |
| JPWO2004035522A1 (ja) | 2002-08-30 | 2006-02-16 | 株式会社 ビーエフ研究所 | プリオン蛋白蓄積性疾患の診断プローブおよび治療薬ならびにプリオン蛋白の染色剤 |
| JP2004091369A (ja) | 2002-08-30 | 2004-03-25 | Sumitomo Pharmaceut Co Ltd | 新規ビフェニル化合物 |
| WO2004033454A1 (en) | 2002-10-03 | 2004-04-22 | Smithkline Beecham Corporation | Therapeutic compounds based on pyrazolopyridine derivatives |
| WO2004035588A1 (en) | 2002-10-15 | 2004-04-29 | Smithkline Beecham Corporation | Pyradazine compounds as gsk-3 inhibitors |
| KR100624406B1 (ko) | 2002-12-30 | 2006-09-18 | 삼성에스디아이 주식회사 | 비페닐 유도체 및 이를 채용한 유기 전계 발광 소자 |
| US7320989B2 (en) | 2003-02-28 | 2008-01-22 | Encysive Pharmaceuticals, Inc. | Pyridine, pyrimidine, quinoline, quinazoline, and naphthalene urotensin-II receptor antagonists |
| US7078419B2 (en) | 2003-03-10 | 2006-07-18 | Boehringer Ingelheim Pharmaceuticals, Inc. | Cytokine inhibitors |
| TW200505902A (en) | 2003-03-20 | 2005-02-16 | Schering Corp | Cannabinoid receptor ligands |
| JP4595288B2 (ja) | 2003-03-25 | 2010-12-08 | 住友ベークライト株式会社 | ポリベンゾオキサゾール樹脂、その前駆体及びこれらを用いた光導波路材料並びに光導波路 |
| SI1620429T1 (sl) | 2003-04-11 | 2009-08-31 | Glenmark Pharmaceuticals Sa | Nove heterociklične spojine, uporabne za zdravljenje vnetnih in alergijskih motenj: postopek za njihovo pripravo in farmacevtski sestavki, ki jih vsebujejo |
| EP1628967B1 (en) | 2003-05-19 | 2014-04-09 | Irm Llc | Immunosuppressant compounds and compositions |
| JP2005002330A (ja) | 2003-05-19 | 2005-01-06 | Sumitomo Electric Ind Ltd | 光学樹脂材料、光学素子、光モジュール、フッ素化ポリマー前駆体及びフッ素化ポリマー |
| US7405295B2 (en) | 2003-06-04 | 2008-07-29 | Cgi Pharmaceuticals, Inc. | Certain imidazo[1,2-a]pyrazin-8-ylamines and method of inhibition of Bruton's tyrosine kinase by such compounds |
| US20060183746A1 (en) | 2003-06-04 | 2006-08-17 | Currie Kevin S | Certain imidazo[1,2-a]pyrazin-8-ylamines and method of inhibition of Bruton's tyrosine kinase by such compounds |
| US7393848B2 (en) | 2003-06-30 | 2008-07-01 | Cgi Pharmaceuticals, Inc. | Certain heterocyclic substituted imidazo[1,2-A]pyrazin-8-ylamines and methods of inhibition of Bruton's tyrosine kinase by such compounds |
| WO2005007628A1 (en) | 2003-07-11 | 2005-01-27 | Bristol-Myers Squibb Company | Tetrahydroquinoline derivatives as cannabinoid receptor modulators |
| US7691870B2 (en) | 2003-07-11 | 2010-04-06 | Merck Patent Gmbh | Benzimidazole carboxamides as raf kinase inhibitors |
| JPWO2005012221A1 (ja) | 2003-08-04 | 2006-09-14 | 小野薬品工業株式会社 | ジフェニルエーテル化合物、その製造方法および用途 |
| WO2005014543A1 (ja) | 2003-08-06 | 2005-02-17 | Japan Tobacco Inc. | 縮合環化合物及びそのhcvポリメラーゼ阻害剤としての利用 |
| US7504401B2 (en) | 2003-08-29 | 2009-03-17 | Locus Pharmaceuticals, Inc. | Anti-cancer agents and uses thereof |
| SG146624A1 (en) | 2003-09-11 | 2008-10-30 | Kemia Inc | Cytokine inhibitors |
| WO2005034869A2 (en) | 2003-10-08 | 2005-04-21 | Irm Llc | Compounds and compositions as protein kinase inhibitors |
| JPWO2005040135A1 (ja) | 2003-10-24 | 2007-03-08 | 小野薬品工業株式会社 | 抗ストレス薬およびその医薬用途 |
| WO2005047290A2 (en) | 2003-11-11 | 2005-05-26 | Cellular Genomics Inc. | Imidazo[1,2-a] pyrazin-8-ylamines as kinase inhibitors |
| WO2005063710A1 (de) | 2003-12-23 | 2005-07-14 | Basf Aktiengesellschaft | 3-trifluormethylpicolinsäureanilide und ihre verwendung als fungizide |
| EP1715867A4 (en) | 2004-02-12 | 2009-04-15 | Merck & Co Inc | BIPYRIDYLAMIDE AS MODULATORS OF METABOTROPIC GLUTAMATE RECEPTOR-5 |
| WO2005077948A1 (ja) | 2004-02-16 | 2005-08-25 | Daiichi Pharmaceutical Co., Ltd. | 抗真菌作用複素環化合物 |
| GB0403864D0 (en) | 2004-02-20 | 2004-03-24 | Ucl Ventures | Modulator |
| JP2005248082A (ja) | 2004-03-05 | 2005-09-15 | Sumitomo Electric Ind Ltd | ポリベンゾオキサゾール樹脂前駆体の製造方法およびポリベンゾオキサゾール樹脂の製造方法 |
| US7432278B2 (en) | 2004-03-08 | 2008-10-07 | The University Of North Carolina At Chapel Hill | Dicationic imidazo[1,2-a]pyridines and 5,6,7,8-tetrahydro-imidazo[1,2-a]pyridines as antiprotozoal agents |
| CA2555914A1 (en) | 2004-03-08 | 2005-09-22 | Amgen Inc. | Therapeutic modulation of ppar (gamma) activity |
| JP2007531753A (ja) | 2004-03-31 | 2007-11-08 | ジヤンセン・フアーマシユーチカ・ナームローゼ・フエンノートシヤツプ | 非イミダゾール系複素環式化合物 |
| JP2005290301A (ja) | 2004-04-02 | 2005-10-20 | Sumitomo Electric Ind Ltd | ポリベンゾオキサゾール樹脂前駆体の製造方法およびポリベンゾオキサゾール樹脂の製造方法 |
| CN1937994A (zh) | 2004-04-06 | 2007-03-28 | 宝洁公司 | 角蛋白染色化合物、包含它们的角蛋白染色组合物以及它们的应用 |
| NZ550114A (en) | 2004-04-20 | 2011-02-25 | Transtech Pharma Inc | Substituted thiazole and pyrimidine derivatives as melanocortin receptor modulators |
| DE102004021716A1 (de) | 2004-04-30 | 2005-12-01 | Grünenthal GmbH | Substituierte Imidazo[1,2-a]pyridin-Verbindungen und Arzneimittel enthaltend substituierte Imidazo[1,2-a]pyridin-Verbindungen |
| US7285545B2 (en) | 2004-05-03 | 2007-10-23 | Boehringer Ingelheim Pharmaceuticals, Inc. | Cytokine inhibitors |
| TW200626142A (en) | 2004-09-21 | 2006-08-01 | Glaxo Group Ltd | Chemical compounds |
| WO2006034337A2 (en) | 2004-09-23 | 2006-03-30 | Wyeth | Carbazole and cyclopentaindole derivatives to treat infection with hepatitis c virus |
| EP1812439B2 (en) | 2004-10-15 | 2017-12-06 | Takeda Pharmaceutical Company Limited | Kinase inhibitors |
| JP2008519843A (ja) | 2004-11-10 | 2008-06-12 | シージーアイ ファーマスーティカル インコーポレーテッド | 特定のイミダゾ[1,2−a]ビラジン−8−イラミンズ、その生成方法及びそれに関する使用方法 |
| DE102004054665A1 (de) | 2004-11-12 | 2006-05-18 | Bayer Cropscience Gmbh | Substituierte bi- und tricyclische Pyrazol-Derivate Verfahren zur Herstellung und Verwendung als Herbizide und Pflanzenwachstumsregulatoren |
| US7998974B2 (en) | 2005-03-03 | 2011-08-16 | Sirtris Pharmaceuticals, Inc. | Fused heterocyclic compounds and their use as sirtuin modulators |
| AU2006223409B2 (en) | 2005-03-10 | 2011-07-21 | Gilead Connecticut, Inc. | Certain substituted amides, method of making, and method of use thereof |
| JP2006290883A (ja) | 2005-03-17 | 2006-10-26 | Nippon Nohyaku Co Ltd | 置換ヘテロ環カルボン酸アニリド誘導体、その中間体及び農園芸用薬剤並びにその使用方法 |
| US7566716B2 (en) | 2005-05-20 | 2009-07-28 | Array Biopharma Inc. | Imidazopyrazines as Raf inhibitor compounds |
| US20080220968A1 (en) | 2005-07-05 | 2008-09-11 | Ge Healthcare Bio-Sciences Ab | [1, 2, 4] Triazolo [1, 5-A] Pyrimidine Derivatives as Chromatographic Adsorbent for the Selective Adsorption of Igg |
| WO2007034282A2 (en) | 2005-09-19 | 2007-03-29 | Pfizer Products Inc. | Diaryl-imidazole compounds condensed with a heterocycle as c3a receptor antagonists |
| US7723336B2 (en) | 2005-09-22 | 2010-05-25 | Bristol-Myers Squibb Company | Fused heterocyclic compounds useful as kinase modulators |
| US20070078136A1 (en) | 2005-09-22 | 2007-04-05 | Bristol-Myers Squibb Company | Fused heterocyclic compounds useful as kinase modulators |
| ES2537898T3 (es) | 2005-10-25 | 2015-06-15 | Shionogi & Co., Ltd. | Derivados de aminotiazolidina y aminotetrahidrotiazepina como inhibidores de BACE 1 |
| EP1954290B1 (en) | 2005-11-22 | 2012-07-25 | Merck Sharp & Dohme Corp. | Tricyclic compounds useful as inhibitors of kinases |
| WO2007067711A2 (en) | 2005-12-08 | 2007-06-14 | Amphora Discovery Corporation | Certain chemical entities, compositions, and methods for modulating trpv1 |
| EP1961745A1 (en) | 2005-12-12 | 2008-08-27 | Ono Pharmaceutical Co., Ltd. | Bicyclic heterocyclic compound |
| US20090281075A1 (en) | 2006-02-17 | 2009-11-12 | Pharmacopeia, Inc. | Isomeric purinones and 1h-imidazopyridinones as pkc-theta inhibitors |
| WO2007096764A2 (en) | 2006-02-27 | 2007-08-30 | Glenmark Pharmaceuticals S.A. | Bicyclic heteroaryl derivatives as cannabinoid receptor modulators |
| EP1992348A4 (en) | 2006-03-08 | 2009-09-23 | Takeda Pharmaceutical | PHARMACEUTICAL COMBINATION |
| JP2009531390A (ja) | 2006-03-31 | 2009-09-03 | ノバルティス アクチエンゲゼルシャフト | 有機化合物 |
| EP2023919A4 (en) | 2006-05-08 | 2010-12-22 | Molecular Neuroimaging Llc | COMPOUNDS AND AMYLOID PROBES FOR THERAPY AND IMAGING USES |
| EP2035005A4 (en) | 2006-06-09 | 2011-07-06 | Kemia Inc | THERAPY BASED ON CYTOKINE INHIBITORS |
| US20080280891A1 (en) | 2006-06-27 | 2008-11-13 | Locus Pharmaceuticals, Inc. | Anti-cancer agents and uses thereof |
| BRPI0713187A2 (pt) | 2006-07-20 | 2012-10-16 | Mehmet Kahraman | método de inibir rho-quinase, método de tratamento de doença mediada por rho-quinase, composto e composição farmacêutica |
| DE102006035018B4 (de) | 2006-07-28 | 2009-07-23 | Novaled Ag | Oxazol-Triplett-Emitter für OLED-Anwendungen |
| WO2008021745A2 (en) | 2006-08-16 | 2008-02-21 | Itherx Pharmaceuticals, Inc. | Hepatitis c virus entry inhibitors |
| TWI389895B (zh) | 2006-08-21 | 2013-03-21 | Infinity Discovery Inc | 抑制bcl蛋白質與結合夥伴間之交互作用的化合物及方法 |
| US7563797B2 (en) | 2006-08-28 | 2009-07-21 | Forest Laboratories Holding Limited | Substituted imidazo(1,2-A)pyrimidines and imidazo(1,2-A) pyridines as cannabinoid receptor ligands |
| AR063706A1 (es) | 2006-09-11 | 2009-02-11 | Cgi Pharmaceuticals Inc | Determinadas amidas sustituidas, el uso de las mismas para el tratamiento de enfermedades mediadas por la inhibicion de la actividad de btk y composiciones farmaceuticas que las comprenden. |
| US7838523B2 (en) | 2006-09-11 | 2010-11-23 | Cgi Pharmaceuticals, Inc. | Certain substituted amides, method of making, and method of use thereof |
| CN101573348A (zh) | 2006-09-11 | 2009-11-04 | 矩阵实验室有限公司 | 作为pde-4和pde-10的抑制剂的二苯并呋喃衍生物 |
| JP2010502751A (ja) | 2006-09-11 | 2010-01-28 | シージーアイ ファーマシューティカルズ,インコーポレイティド | キナーゼ阻害物質、およびキナーゼ阻害物質の使用および同定方法 |
| PE20081370A1 (es) | 2006-09-11 | 2008-11-28 | Cgi Pharmaceuticals Inc | Determinadas amidas sustituidas, metodo de elaboracion y metodo de uso de las mismas |
| FR2906250B1 (fr) | 2006-09-22 | 2008-10-31 | Sanofi Aventis Sa | Derives de 2-aryl-6phenyl-imidazo(1,2-a) pyridines, leur preparation et leur application en therapeutique |
| EP2074107A2 (en) | 2006-10-27 | 2009-07-01 | Wyeth a Corporation of the State of Delaware | Tricyclic compounds as matrix metalloproteinase inhibitors |
| KR101390076B1 (ko) | 2006-11-08 | 2014-04-29 | 브리스톨-마이어스 스큅 컴퍼니 | 피리디논 화합물 |
| GB0623209D0 (en) | 2006-11-21 | 2007-01-03 | F2G Ltd | Antifungal agents |
| WO2008064317A1 (en) | 2006-11-22 | 2008-05-29 | University Of Medicine And Dentistry Of New Jersey | Lipophilic opioid receptor active compounds |
| WO2008064318A2 (en) | 2006-11-22 | 2008-05-29 | University Of Medicine And Dentistry Of New Jersey | Peripheral opioid receptor active compounds |
| US20100004301A1 (en) | 2006-12-14 | 2010-01-07 | Benjamin Pelcman | Benzoxazoles Useful in the Treatment of Inflammation |
| ES2415863T3 (es) | 2006-12-22 | 2013-07-29 | Incyte Corporation | Heterociclos sustituidos como inhibidores de Janus Quinasas |
| EP1964840A1 (en) | 2007-02-28 | 2008-09-03 | sanofi-aventis | Imidazo[1,2-a]pyridines and their use as pharmaceuticals |
| US8338437B2 (en) | 2007-02-28 | 2012-12-25 | Methylgene Inc. | Amines as small molecule inhibitors |
| EP1964841A1 (en) | 2007-02-28 | 2008-09-03 | sanofi-aventis | Imidazo[1,2-a]azine and their use as pharmaceuticals |
| JP2008218327A (ja) | 2007-03-07 | 2008-09-18 | Hitachi Ltd | 電解質、電解質膜、それを用いた膜電極接合体、燃料電池電源及び燃料電池電源システム |
| JP2010120852A (ja) | 2007-03-09 | 2010-06-03 | Daiichi Sankyo Co Ltd | 新規なジアミド誘導体 |
| RU2460727C2 (ru) | 2007-03-22 | 2012-09-10 | Астразенека Аб | Хинолиновые производные для лечения воспалительных заболеваний |
| AU2008245082B8 (en) | 2007-04-24 | 2012-09-13 | Shionogi & Co., Ltd. | Aminodihydrothiazine derivatives substituted with a cyclic group |
| EP2151435A4 (en) | 2007-04-24 | 2011-09-14 | Shionogi & Co | PHARMACEUTICAL COMPOSITION FOR THE TREATMENT OF ALZHEIMER'S DISEASE |
| WO2008134553A1 (en) | 2007-04-26 | 2008-11-06 | Xenon Pharmaceuticals Inc. | Methods of using bicyclic compounds in treating sodium channel-mediated diseases |
| WO2008141239A1 (en) | 2007-05-10 | 2008-11-20 | Acadia Pharmaceuticals Inc. | Imidazol [1,2-a] pyridines and related compounds with activity at cannabinoid cb2 receptors |
| WO2009027733A1 (en) | 2007-08-24 | 2009-03-05 | Astrazeneca Ab | (2-pyridin-3-ylimidazo[1,2-b]pyridazin-6-yl) urea derivatives as antibacterial agents |
| CL2008002793A1 (es) | 2007-09-20 | 2009-09-04 | Cgi Pharmaceuticals Inc | Compuestos derivados de amidas sustituidas, inhibidores de la actividad de btk; composicion farmaceutica que los comprende; utiles en el tratamiento del cancer, trastornos oseos, enfermedades autoinmunes, entre otras |
| ATE505454T1 (de) | 2007-09-20 | 2011-04-15 | Amgen Inc | 1-(4-(4-benzylbenzamid)-benzyl)-azetidin-3- carboxylsäurederivate und entsprechende verbindungen als s1p-rezeptor-modulatoren zur behandlung von immunerkrankungen |
| DE102007048716A1 (de) | 2007-10-11 | 2009-04-23 | Merck Patent Gmbh | Imidazo[1,2-a]pyrimidinderivate |
| TW200932219A (en) | 2007-10-24 | 2009-08-01 | Astellas Pharma Inc | Oxadiazolidinedione compound |
| EP2215085B1 (en) | 2007-10-25 | 2011-09-07 | AstraZeneca AB | Pyridine and pyrazine derivatives useful in the treatment of cell proliferative disorders |
| US7868001B2 (en) | 2007-11-02 | 2011-01-11 | Hutchison Medipharma Enterprises Limited | Cytokine inhibitors |
| WO2009062059A2 (en) | 2007-11-08 | 2009-05-14 | Pharmacopeia, Inc. | Isomeric purinones and 1h-imidazopyridinones as pkc-theta inhibitors |
| EP2231143B1 (en) | 2007-12-13 | 2013-07-03 | Merck Sharp & Dohme Corp. | 5H-pyrido[4,3-b]indoles as INHIBITORS OF JANUS KINASES |
| RU2364597C1 (ru) | 2007-12-14 | 2009-08-20 | Андрей Александрович Иващенко | ГЕТЕРОЦИКЛИЧЕСКИЕ ИНГИБИТОРЫ Hh-СИГНАЛЬНОГО КАСКАДА, ЛЕКАРСТВЕННЫЕ КОМПОЗИЦИИ НА ИХ ОСНОВЕ И СПОСОБ ЛЕЧЕНИЯ ЗАБОЛЕВАНИЙ, СВЯЗАННЫХ С АББЕРАНТНОЙ АКТИВНОСТЬЮ Hh СИГНАЛЬНОЙ СИСТЕМЫ |
| KR20100093569A (ko) | 2007-12-19 | 2010-08-25 | 신젠타 파티서페이션즈 아게 | 살충성 화합물 |
| CA2710016A1 (en) | 2007-12-21 | 2009-07-02 | The University Of Sydney | Translocator protein ligands |
| AU2008345225A1 (en) | 2007-12-21 | 2009-07-09 | University Of Rochester | Method for altering the lifespan of eukaryotic organisms |
| BRPI0906962B8 (pt) | 2008-01-18 | 2021-05-25 | Eisai R&D Man Co Ltd | composto de aminodiidrotiazina fundido |
| JP5381718B2 (ja) | 2008-01-31 | 2014-01-08 | コニカミノルタ株式会社 | ハロ多環芳香族化合物及びその製造方法 |
| EA201001359A1 (ru) | 2008-02-26 | 2011-04-29 | Новартис Аг | Гетероциклические соединения в качестве ингибиторов cxcr2 |
| EP2095818A1 (en) | 2008-02-29 | 2009-09-02 | AEterna Zentaris GmbH | Use of LHRH antagonists at non-castrating doses |
| FR2928922B1 (fr) | 2008-03-21 | 2010-04-23 | Sanofi Aventis | Derives de 2-aryl-6-phenyl-imidazo°1,2-a!pyridines polysubstitues, leur preparation et leur application en therapeutique |
| FR2928921B1 (fr) | 2008-03-21 | 2010-04-23 | Sanofi Aventis | Derives polysubstitues de 2-aryl-6-phenyl-imidazo°1,2-a!pyridines, leur preparation et leur application en therapeutique |
| FR2928924B1 (fr) | 2008-03-21 | 2010-04-23 | Sanofi Aventis | Derives polysubstitues de 6-heteroaryle-imidazo°1,2-a! pyridines, leur preparation et leur application en therapeutique |
| WO2009123986A1 (en) | 2008-03-31 | 2009-10-08 | Takeda Pharmaceutical Company Limited | Apoptosis signal-regulating kinase 1 inhibitors |
| KR101034351B1 (ko) | 2008-05-14 | 2011-05-16 | 한국화학연구원 | 신규 벤즈옥사졸로 치환된 피리딘 유도체 또는 이의약학적으로 허용가능한 염, 이의 제조방법 및 이를유효성분으로 함유하는 이상세포 성장 질환의 예방 및치료용 약학적 조성물 |
| AU2009249186B2 (en) | 2008-05-19 | 2014-05-22 | Sunovion Pharmaceuticals Inc. | Imidazo [1, 2-a] pyridine compounds as GABA-A receptor modulators |
| CN102112475A (zh) | 2008-05-29 | 2011-06-29 | 西特里斯药业公司 | 作为沉默调节蛋白调节剂的咪唑并吡啶和相关的类似物 |
| WO2010011837A1 (en) | 2008-07-24 | 2010-01-28 | Bristol-Myers Squibb Company | Fused heterocyclic compounds useful as kinase modulators |
| US9643922B2 (en) | 2008-08-18 | 2017-05-09 | Yale University | MIF modulators |
| US9540322B2 (en) | 2008-08-18 | 2017-01-10 | Yale University | MIF modulators |
| JP2011231017A (ja) | 2008-09-09 | 2011-11-17 | Nissan Chem Ind Ltd | 光学活性エポキシ化合物及び光学活性スルホキシド化合物の製造方法、並びに該方法に用いる配位子、錯体及び該錯体の製造方法 |
| WO2010056875A1 (en) | 2008-11-12 | 2010-05-20 | Cgi Pharmaceuticals, Inc. | Pyridazinones and their use as btk inhibitors |
| ES2403633T3 (es) | 2008-12-04 | 2013-05-20 | Proximagen Limited | Compuestos de imidazopiridina |
| ES2443948T3 (es) | 2008-12-19 | 2014-02-21 | Bristol-Myers Squibb Company | Compuestos de carbazol carboxamida útiles como inhibidores de quinasas |
| EP2370407B1 (en) | 2008-12-19 | 2014-06-18 | Bristol-Myers Squibb Company | Carbazole and carboline kinase inhibitors |
| WO2010071885A1 (en) | 2008-12-19 | 2010-06-24 | Cephalon, Inc. | Pyrrolotriazines as alk and jak2 inhibitors |
| JP5624275B2 (ja) | 2008-12-22 | 2014-11-12 | ユー・ディー・シー アイルランド リミテッド | 有機電界発光素子 |
| CN102264737A (zh) | 2008-12-23 | 2011-11-30 | 雅培制药有限公司 | 抗病毒化合物 |
| WO2010074284A1 (ja) | 2008-12-26 | 2010-07-01 | 味の素株式会社 | ピラゾロピリミジン化合物 |
| JP2010202530A (ja) | 2009-02-27 | 2010-09-16 | Tokyo Institute Of Technology | 含ヘテロ芳香族化合物および光学材料 |
| WO2010104306A2 (ko) | 2009-03-07 | 2010-09-16 | 주식회사 메디젠텍 | 세포핵에서 세포질로의 gsk3의 이동을 억제하는 화합물을 함유하는 세포핵에서 세포질로의 gsk3 이동에 의해 발생되는 질환의 치료 또는 예방용 약학적 조성물 |
| SG174125A1 (en) | 2009-04-02 | 2011-10-28 | Merck Serono Sa | Dihydroorotate dehydrogenase inhibitors |
| NZ596185A (en) | 2009-04-16 | 2013-01-25 | Ct Nac Investigaciones Oncologicas Cnio | Imidazopyrazines for use as kinase inhibitors |
| US8338441B2 (en) | 2009-05-15 | 2012-12-25 | Gilead Sciences, Inc. | Inhibitors of human immunodeficiency virus replication |
| KR20120049852A (ko) | 2009-06-30 | 2012-05-17 | 시가 테크놀로지스, 인크. | 뎅기 바이러스 감염의 치료 및 예방 |
| US8993604B2 (en) | 2009-06-30 | 2015-03-31 | Siga Technologies, Inc. | Treatment and prevention of dengue virus infections |
| TWI625121B (zh) | 2009-07-13 | 2018-06-01 | 基利科學股份有限公司 | 調節細胞凋亡信號之激酶的抑制劑 |
| JP2011057661A (ja) | 2009-08-14 | 2011-03-24 | Bayer Cropscience Ag | 殺虫性カルボキサミド類 |
| UA108363C2 (uk) | 2009-10-08 | 2015-04-27 | Похідні імінотіадіазиндіоксиду як інгібітори bace, композиція на їх основі і їх застосування | |
| WO2011047129A1 (en) | 2009-10-15 | 2011-04-21 | Southern Research Institute | Treatment of neurodegenerative diseases, causation of memory enhancement, and assay for screening compounds for such |
| EP3406613A1 (en) | 2009-10-16 | 2018-11-28 | Melinta Therapeutics, Inc. | Antimicrobial compounds and methods of making and using the same |
| WO2011050245A1 (en) | 2009-10-23 | 2011-04-28 | Yangbo Feng | Bicyclic heteroaryls as kinase inhibitors |
| EP2518072A4 (en) | 2009-12-24 | 2014-06-04 | Ajinomoto Kk | IMIDAZOPYRIDAZINE COMPOUNDS |
| US20130022629A1 (en) | 2010-01-04 | 2013-01-24 | Sharpe Arlene H | Modulators of Immunoinhibitory Receptor PD-1, and Methods of Use Thereof |
| WO2011097607A1 (en) | 2010-02-08 | 2011-08-11 | Southern Research Institute | Anti-viral treatment and assay to screen for anti-viral agent |
| TW201136919A (en) | 2010-03-02 | 2011-11-01 | Merck Sharp & Amp Dohme Corp | Inhibitors of hepatitis C virus NS5B polymerase |
| JP5995728B2 (ja) | 2010-03-04 | 2016-09-21 | メルク・シャープ・エンド・ドーム・コーポレイション | カテコールo−メチルトランスフェラーゼの阻害剤および精神障害の治療におけるその使用 |
| RU2576662C2 (ru) | 2010-03-18 | 2016-03-10 | Энститю Пастер Корея | Противоинфекционные соединения |
| US8410117B2 (en) | 2010-03-26 | 2013-04-02 | Hoffmann-La Roche Inc. | Imidazopyrimidine derivatives |
| US8685969B2 (en) | 2010-06-16 | 2014-04-01 | Bristol-Myers Squibb Company | Carboline carboxamide compounds useful as kinase inhibitors |
| CN102295642B (zh) | 2010-06-25 | 2016-04-06 | 中国人民解放军军事医学科学院毒物药物研究所 | 2-芳基咪唑并[1,2-a]吡啶-3-乙酰胺衍生物、其制备方法及用途 |
| EP2402345A1 (en) | 2010-06-29 | 2012-01-04 | Basf Se | Pyrazole fused bicyclic compounds |
| CN101891895B (zh) | 2010-07-28 | 2011-11-30 | 南京航空航天大学 | 基于桥联双水杨醛结构的苯并噻唑类金属配位聚合物及其制法及应用 |
| WO2012016133A2 (en) | 2010-07-29 | 2012-02-02 | President And Fellows Of Harvard College | Ros1 kinase inhibitors for the treatment of glioblastoma and other p53-deficient cancers |
| US8633200B2 (en) | 2010-09-08 | 2014-01-21 | Bristol-Myers Squibb Company | Inhibitors of human immunodeficiency virus replication |
| CN101993415B (zh) | 2010-09-15 | 2013-08-14 | 北京韩美药品有限公司 | 作为Hedgehog通路抑制剂的化合物以及包含该化合物的药物组合物及其应用 |
| CN103889428A (zh) | 2010-10-04 | 2014-06-25 | 肝炎与病毒研究所 | 乙型肝炎病毒抗原分泌的新型抑制剂 |
| WO2012052745A1 (en) | 2010-10-21 | 2012-04-26 | Centro Nacional De Investigaciones Oncológicas (Cnio) | Combinations of pi3k inhibitors with a second anti -tumor agent |
| EP2444084A1 (en) | 2010-10-21 | 2012-04-25 | Centro Nacional de Investigaciones Oncológicas (CNIO) | Use of PI3K inibitors for the treatment of obesity |
| WO2012068406A2 (en) | 2010-11-18 | 2012-05-24 | Ligand Pharmaceuticals Incorporated | Use of hematopoietic growth factor mimetics |
| CN103261188A (zh) | 2010-12-17 | 2013-08-21 | 先正达参股股份有限公司 | 杀虫化合物 |
| TWI617559B (zh) | 2010-12-22 | 2018-03-11 | 江蘇恆瑞醫藥股份有限公司 | 2-芳基咪唑并[1,2-b]嗒.2-苯基咪唑并[1,2-a]吡啶,和2-苯基咪唑并[1,2-a]吡衍生物 |
| CN103402996B (zh) | 2011-01-04 | 2015-02-11 | 诺瓦提斯公司 | 可用于治疗年龄相关性黄斑变性(amd)的吲哚化合物或其类似物 |
| WO2012100342A1 (en) | 2011-01-27 | 2012-08-02 | Université de Montréal | Pyrazolopyridine and pyrazolopyrimidine derivatives as melanocortin-4 receptor modulators |
| US8921368B2 (en) | 2011-03-17 | 2014-12-30 | Bristol-Myers Squibb Company | Pyrrolopyridazine JAK3 inhibitors and their use for the treatment of inflammatory and autoimmune diseases |
| WO2012129562A2 (en) | 2011-03-24 | 2012-09-27 | The Scripps Research Institute | Compounds and methods for inducing chondrogenesis |
| BR112013026341A2 (pt) | 2011-04-13 | 2019-09-24 | Merck Sharp & Dohe Corp. | composto, composição farmacêutica, e, método para tratar, prevenir e/ou atrasar o início de uma doença ou patologia |
| CN102796103A (zh) | 2011-05-23 | 2012-11-28 | 南京英派药业有限公司 | 6-(芳基甲酰)咪唑并[1,2-a]嘧啶和6-(芳基甲酰)[1,2,4]三唑并[4,3-a]嘧啶作为Hedgehog抑制剂及其应用 |
| JP6007417B2 (ja) | 2011-05-31 | 2016-10-12 | レセプトス エルエルシー | 新規glp−1受容体安定剤および調節剤 |
| GB201109763D0 (en) | 2011-06-10 | 2011-07-27 | Ucl Business Plc | Compounds |
| WO2012175991A1 (en) | 2011-06-24 | 2012-12-27 | Pharminox Limited | Fused pentacyclic anti - proliferative compounds |
| ES2548414T3 (es) | 2011-07-08 | 2015-10-16 | Novartis Ag | Novedosos derivados de pirrolo pirimidina |
| EP2548877A1 (en) | 2011-07-19 | 2013-01-23 | MSD Oss B.V. | 4-(5-Membered fused pyridinyl)benzamides as BTK-inhibitors |
| WO2013033901A1 (en) | 2011-09-08 | 2013-03-14 | Merck Sharp & Dohme Corp. | Heterocyclic-substituted benzofuran derivatives and methods of use thereof for the treatment of viral diseases |
| WO2013040528A1 (en) | 2011-09-16 | 2013-03-21 | Microbiotix, Inc. | Antimicrobial compounds |
| US9351973B2 (en) * | 2011-09-22 | 2016-05-31 | Merck Sharp & Dohme Corp. | Pyrazolopyridyl compounds as aldosterone synthase inhibitors |
| JP6040677B2 (ja) | 2011-09-29 | 2016-12-07 | 東洋インキScホールディングス株式会社 | 太陽電池封止材用樹脂組成物 |
| US9284284B2 (en) | 2011-10-13 | 2016-03-15 | Novartis Ag | Oxazine derivatives and their use in the treatment of disease |
| US20140288052A1 (en) | 2011-10-20 | 2014-09-25 | GlaxoSmithKline, LLC | Substituted bicyclic aza-heterocycles and analogues as sirtuin modulators |
| CA2852615A1 (en) | 2011-10-21 | 2013-04-25 | Torrent Pharmaceuticals Limited | Novel substituted imidazopyrimidines as gpbar1 receptor modulators |
| WO2013120040A1 (en) | 2012-02-10 | 2013-08-15 | Children's Medical Center Corporation | Targeted pathway inhibition to improve muscle structure, function and activity in muscular dystrophy |
| US9034882B2 (en) | 2012-03-05 | 2015-05-19 | Bristol-Myers Squibb Company | Inhibitors of human immunodeficiency virus replication |
| CN104169260A (zh) | 2012-03-09 | 2014-11-26 | 卡尔那生物科学株式会社 | 新三嗪衍生物 |
| ES2571479T3 (es) | 2012-04-20 | 2016-05-25 | Gilead Sciences Inc | Derivados del ácido benzotiazol-6-il acético y su uso para tratar una infección por VIH |
| WO2013157021A1 (en) | 2012-04-20 | 2013-10-24 | Advinus Therapeutics Limited | Bicyclic compounds, compositions and medicinal applications thereof |
| WO2013163404A1 (en) | 2012-04-27 | 2013-10-31 | The Uab Research Foundation | TREATING VIRAL INFECTIONS HAVING VIRAL RNAs TRANSLATED BY A NON-IRES MEDIATED MECHANISM |
| WO2013191113A1 (ja) | 2012-06-18 | 2013-12-27 | 住友化学株式会社 | 縮合複素環化合物 |
| US9630976B2 (en) | 2012-07-03 | 2017-04-25 | Ono Pharmaceutical Co., Ltd. | Compound having agonistic activity on somatostatin receptor, and use thereof for medical purposes |
| GB201212513D0 (en) | 2012-07-13 | 2012-08-29 | Ucb Pharma Sa | Therapeutic agents |
| ES2689429T3 (es) | 2012-07-13 | 2018-11-14 | Ucb Biopharma Sprl | Derivados de imidazopiridina como moduladores de actividad de TNF |
| JP2015178457A (ja) | 2012-07-25 | 2015-10-08 | 杏林製薬株式会社 | ピラゾロピリジン誘導体、またはその薬理学的に許容される塩 |
| EP2892899B1 (en) | 2012-09-06 | 2018-03-21 | Bristol-Myers Squibb Company | Imidazopyridazine jak3 inhibitors and their use for the treatment of inflammatory and autoimmune diseases |
| WO2014048939A1 (en) | 2012-09-26 | 2014-04-03 | F. Hoffmann-La Roche Ag | Cyclic ether pyrazol-4-yl-heterocyclyl-carboxamide compounds and methods of use |
| WO2014061693A1 (ja) | 2012-10-17 | 2014-04-24 | 塩野義製薬株式会社 | 新規非芳香族炭素環又は非芳香族複素環誘導体 |
| WO2014081878A2 (en) | 2012-11-21 | 2014-05-30 | Stategics, Inc. | Substituted triazolo-pyrimidine compounds for modulating cell proliferation, differentiation and survival |
| JP6037804B2 (ja) | 2012-12-03 | 2016-12-07 | 富士フイルム株式会社 | ガス分離膜 |
| TWI662030B (zh) | 2013-01-15 | 2019-06-11 | 英塞特控股公司 | 適用作pim激酶抑制劑之噻唑甲醯胺及吡啶甲醯胺化合物 |
| CN104968660A (zh) | 2013-01-22 | 2015-10-07 | 霍夫曼-拉罗奇有限公司 | 作为bace1抑制剂的氟-[1,3]噁嗪类化合物 |
| CN103933036B (zh) | 2013-01-23 | 2017-10-13 | 中国人民解放军军事医学科学院毒物药物研究所 | 2‑芳基咪唑并[1,2‑α]吡啶‑3‑乙酰胺衍生物在制备防治PTSD的药物中的用途 |
| EP2950814A4 (en) | 2013-01-31 | 2016-06-08 | Univ Jefferson | FUSION PROTEINS BASED ON PD-L1 AND PD-L2 AND USES THEREOF |
| TR201904614T4 (en) | 2013-02-27 | 2019-05-21 | Mochida Pharm Co Ltd | Novel pyrazole derivative. |
| EP2964644B1 (en) | 2013-03-08 | 2018-12-26 | Amgen, Inc. | Perfluorinated cyclopropyl fused 1,3-oxazin-2-amine compounds as beta-secretase inhibitors and methods of use |
| CN104045552B (zh) | 2013-03-13 | 2019-06-11 | 江苏先声药业有限公司 | 作为神经保护剂的药用化合物 |
| AU2014231768A1 (en) | 2013-03-13 | 2015-09-24 | Australian Nuclear Science And Technology Organisation | Transgenic non-human organisms with non-functional TSPO genes |
| WO2014159959A1 (en) | 2013-03-14 | 2014-10-02 | Bristol-Myers Squibb Company | Inhibitors of human immunodeficiency virus replication |
| US10273243B2 (en) | 2013-03-14 | 2019-04-30 | The Trustees Of Columbia University In The City Of New York | 4-phenylpiperidines, their preparation and use |
| EP2968265A4 (en) | 2013-03-14 | 2016-12-28 | Celtaxsys Inc | INHIBITORS OF THE LEUKOTRIEN A4 HYDROLASE |
| JP6603649B2 (ja) | 2013-03-14 | 2019-11-06 | キュラデブ ファーマ プライベート リミテッド | キヌレニン経路の阻害剤 |
| US9308236B2 (en) | 2013-03-15 | 2016-04-12 | Bristol-Myers Squibb Company | Macrocyclic inhibitors of the PD-1/PD-L1 and CD80(B7-1)/PD-L1 protein/protein interactions |
| WO2014181287A1 (en) | 2013-05-09 | 2014-11-13 | Piramal Enterprises Limited | Heterocyclyl compounds and uses thereof |
| EP3483167A1 (en) | 2013-06-26 | 2019-05-15 | AbbVie Inc. | Primary carboxamides as btk inhibitors |
| WO2015000715A1 (en) | 2013-07-02 | 2015-01-08 | Syngenta Participations Ag | Pesticidally active bi- or tricyclic heterocycles with sulfur containing substituents |
| TWI641595B (zh) | 2013-07-17 | 2018-11-21 | 日商大塚製藥股份有限公司 | 氰基三唑化合物類 |
| BR112016001457A2 (pt) | 2013-07-25 | 2017-08-29 | Dana Farber Cancer Inst Inc | Inibidores de fatores de transcrição e usos dos mesmos |
| EP2835375A1 (en) | 2013-08-09 | 2015-02-11 | Fundació Institut Català d'Investigació Química | Bis-salphen compounds and carbonaceous material composites comprising them |
| KR101715090B1 (ko) | 2013-08-28 | 2017-03-13 | 한국화학연구원 | 신규한 화합물 또는 이의 약학적으로 허용가능한 염, 및 이를 유효성분으로 함유하는 인플루엔자 바이러스 감염으로 인한 질환의 예방 또는 치료용 약학적 조성물 |
| MX2016002544A (es) | 2013-09-04 | 2016-06-17 | Squibb Bristol Myers Co | Compuestos utiles como inmunomoduladores. |
| TR201811077T4 (tr) | 2013-09-06 | 2018-08-27 | Aurigene Discovery Tech Ltd | İmmünomodülatörler olarak 1,3,4-oksadiazol ve 1,3,4-tiyadiyazol türevleri. |
| RS57508B1 (sr) | 2013-09-06 | 2018-10-31 | Aurigene Discovery Tech Ltd | 1,2,4-derivati oksadiazola kao imunomodulatori |
| WO2015036927A1 (en) | 2013-09-10 | 2015-03-19 | Aurigene Discovery Technologies Limited | Immunomodulating peptidomimetic derivatives |
| JP6336870B2 (ja) | 2013-09-30 | 2018-06-06 | 日本ポリプロ株式会社 | ビフェノール化合物及びそれを用いるオレフィン重合用触媒並びにオレフィン重合体の製造方法 |
| FR3012140B1 (fr) | 2013-10-18 | 2016-08-26 | Arkema France | Unite et procede pour la purification de methacrylate de methyle brut |
| GB201321746D0 (en) | 2013-12-09 | 2014-01-22 | Ucb Pharma Sa | Therapeutic agents |
| GB201321733D0 (en) | 2013-12-09 | 2014-01-22 | Ucb Pharma Sa | Therapeutic agents |
| GB201321736D0 (en) | 2013-12-09 | 2014-01-22 | Ucb Pharma Sa | Therapeutic agents |
| WO2015095337A2 (en) | 2013-12-18 | 2015-06-25 | The Rockefeller University | PYRAZOLO[1,5-a]PYRIMIDINECARBOXAMIDE DERIVATIVES FOR TREATING COGNITIVE IMPAIRMENT |
| WO2015101622A1 (de) | 2014-01-03 | 2015-07-09 | Bayer Cropscience Ag | Neue pyrazolyl-heteroarylamide als schädlingsbekämpfungsmittel |
| EP3105251A4 (en) | 2014-02-10 | 2017-11-15 | Merck Sharp & Dohme Corp. | Antibodies that bind to human tau and assay for quantifying human tau using the antibodies |
| EP3110419A4 (en) | 2014-02-25 | 2017-07-26 | Achillion Pharmaceuticals, Inc. | Alkyne compounds for treatment of complement mediated disorders |
| JP6490464B2 (ja) | 2014-03-26 | 2019-03-27 | 三井化学株式会社 | 遷移金属化合物、オレフィン重合用触媒およびオレフィン系重合体の製造方法 |
| WO2015150097A1 (en) | 2014-04-04 | 2015-10-08 | Iomet Pharma Ltd | Indole derivatives for use in medicine |
| US9850225B2 (en) | 2014-04-14 | 2017-12-26 | Bristol-Myers Squibb Company | Compounds useful as immunomodulators |
| CN106065009B (zh) | 2014-06-28 | 2019-03-01 | 广东东阳光药业有限公司 | 作为丙型肝炎抑制剂的化合物及其在药物中的应用 |
| CN104211726B (zh) | 2014-08-11 | 2017-06-16 | 中南民族大学 | 非茂类三齿双核钛配合物、制备方法及用途 |
| WO2016044604A1 (en) | 2014-09-17 | 2016-03-24 | Epizyme, Inc. | Carm1 inhibitors and uses thereof |
| CN107001362A (zh) | 2014-10-06 | 2017-08-01 | 默克专利有限公司 | 用作btk抑制剂的杂芳基化合物及其用途 |
| CA2968884A1 (en) | 2014-12-10 | 2016-06-16 | Massachusetts Institute Of Technology | Fused 1,3-azole derivatives useful for the treatment of proliferative diseases |
| JP6853619B2 (ja) | 2015-01-16 | 2021-03-31 | 大塚製薬株式会社 | シアノトリアゾール化合物の医薬用途 |
| WO2016116525A1 (de) | 2015-01-20 | 2016-07-28 | Cynora Gmbh | Organische moleküle, insbesondere zur verwendung in optoelektronischen bauelementen |
| WO2016118404A1 (en) | 2015-01-20 | 2016-07-28 | Merck Sharp & Dohme Corp. | Iminothiadiazine dioxides bearing an amine-linked substituent as bace inhibitors, compositions, and their use |
| WO2016156282A1 (en) | 2015-04-02 | 2016-10-06 | Bayer Cropscience Aktiengesellschaft | Novel triazole compounds for controlling phytopathogenic harmful fungi |
| WO2017035405A1 (en) | 2015-08-26 | 2017-03-02 | Achillion Pharmaceuticals, Inc. | Amino compounds for treatment of immune and inflammatory disorders |
| US10745382B2 (en) | 2015-10-15 | 2020-08-18 | Bristol-Myers Squibb Company | Compounds useful as immunomodulators |
| US20170107216A1 (en) | 2015-10-19 | 2017-04-20 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| WO2017070320A1 (en) | 2015-10-21 | 2017-04-27 | University Of Pittsburgh - Of The Commonwealth System Of Higher Education | Phenyl indole allosteric inhibitors of p97 atpase |
| KR101717601B1 (ko) | 2015-11-10 | 2017-03-20 | 한국화학연구원 | 신규한 화합물 또는 이의 약학적으로 허용가능한 염, 및 이를 유효성분으로 함유하는 인플루엔자 바이러스 감염으로 인한 질환의 예방 또는 치료용 약학적 조성물 |
| MD3377488T2 (ro) | 2015-11-19 | 2023-02-28 | Incyte Corp | Compuși heterociclici ca imunomodulatori |
| ES2916874T3 (es) | 2015-12-17 | 2022-07-06 | Incyte Corp | Derivados de N-fenil-piridina-2-carboxamida y su uso como moduladores de la interacción proteína/proteína PD-1/PD-L1 |
| EP3393457A1 (en) | 2015-12-22 | 2018-10-31 | Synthon B.V. | Pharmaceutical composition comprising amorphous lenalidomide and an antioxidant |
| HRP20210698T1 (hr) | 2015-12-22 | 2021-09-17 | Immatics Biotechnologies Gmbh | Peptidi i kombinacija peptida za uporabu u imunoterapiji protiv karcinoma dojke i drugih karcinoma |
| WO2017107052A1 (en) | 2015-12-22 | 2017-06-29 | Merck Sharp & Dohme Corp. | Soluble guanylate cyclase stimulators |
| WO2017108569A1 (en) | 2015-12-22 | 2017-06-29 | Syngenta Participations Ag | Pesticidally active pyrazole derivatives |
| CA3009474A1 (en) | 2015-12-22 | 2017-06-29 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| KR101653560B1 (ko) | 2016-02-02 | 2016-09-12 | 한국화학연구원 | 신규한 화합물 또는 이의 약학적으로 허용가능한 염, 및 이를 유효성분으로 함유하는 인플루엔자 바이러스 감염으로 인한 질환의 예방 또는 치료용 약학적 조성물 |
| ES2906460T3 (es) | 2016-05-06 | 2022-04-18 | Incyte Corp | Compuestos heterocíclicos como inmunomoduladores |
| EP3464279B1 (en) | 2016-05-26 | 2021-11-24 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| SG11201811414TA (en) | 2016-06-20 | 2019-01-30 | Incyte Corp | Heterocyclic compounds as immunomodulators |
| AU2017280958A1 (en) | 2016-06-20 | 2018-12-20 | Ambrx, Inc. | Pegylated porcine interferon and methods of use thereof |
| JP7042812B2 (ja) | 2016-06-20 | 2022-03-28 | ノバルティス アーゲー | トリアゾロピリミジン化合物の結晶形態 |
| EP3808748B1 (en) | 2016-06-21 | 2026-05-20 | X4 Pharmaceuticals, Inc. | Substituted piperidines as cxcr4-inhibitors |
| MA45669A (fr) | 2016-07-14 | 2019-05-22 | Incyte Corp | Composés hétérocycliques utilisés comme immunomodulateurs |
| WO2018026971A1 (en) | 2016-08-03 | 2018-02-08 | Arising International, Llc | Symmetric or semi-symmetric compounds useful as immunomodulators |
| US20180057486A1 (en) | 2016-08-29 | 2018-03-01 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| MA46102A (fr) | 2016-08-30 | 2019-07-10 | Tetraphase Pharmaceuticals Inc | Composés de tétracycline et méthodes de traitement |
| ES2856248T3 (es) | 2016-12-21 | 2021-09-27 | Acerta Pharma Bv | Inhibidores de imidazopirazina de la tirosina quinasa de Bruton |
| TWI795381B (zh) | 2016-12-21 | 2023-03-11 | 比利時商健生藥品公司 | 作為malt1抑制劑之吡唑衍生物 |
| WO2018119286A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Bicyclic heteroaromatic compounds as immunomodulators |
| EP4223369A1 (en) | 2016-12-22 | 2023-08-09 | Incyte Corporation | Immunomodulator compounds and methods of use |
| WO2018119263A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Heterocyclic compounds derivatives as pd-l1 internalization inducers |
| WO2018119236A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Triazolo[1,5-a]pyridine derivatives as immunomodulators |
| WO2018119221A1 (en) | 2016-12-22 | 2018-06-28 | Incyte Corporation | Pyridine derivatives as immunomodulators |
| WO2018119440A1 (en) | 2016-12-22 | 2018-06-28 | Calithera Biosciences, Inc. | Compositions and methods for inhibiting arginase activity |
| US10308644B2 (en) | 2016-12-22 | 2019-06-04 | Incyte Corporation | Heterocyclic compounds as immunomodulators |
| BR102018007822A2 (pt) | 2017-04-20 | 2018-11-06 | Gilead Sciences, Inc. | composto, métodos para inibir pd-1, pd-l1 e/ou interação de pd-1/pd-l1 e para tratamento de câncer, composição farmacêutica, e, kit para tratamento de ou prevenção de câncer ou uma doença ou condição |
| US10919852B2 (en) | 2017-07-28 | 2021-02-16 | Chemocentryx, Inc. | Immunomodulator compounds |
| KR102670486B1 (ko) | 2017-08-08 | 2024-05-28 | 케모센트릭스, 인크. | 마크로사이클릭 면역조절제 |
| CN109400522B (zh) | 2017-08-18 | 2023-04-28 | 上海轶诺药业有限公司 | 一种具有pd-l1抑制活性的化合物、其制备方法及用途 |
| SMT202300065T1 (it) | 2018-03-30 | 2023-05-12 | Incyte Corp | Composti eterociclici come immunomodulatori |
| US20210040118A1 (en) | 2018-04-03 | 2021-02-11 | Betta Pharmaceuticals Co., Ltd | Immunomodulators, compositions and methods thereof |
| KR102591947B1 (ko) | 2018-04-19 | 2023-10-25 | 길리애드 사이언시즈, 인코포레이티드 | Pd-1/pd-l1 억제제 |
| CN112752756B (zh) | 2018-05-11 | 2024-06-25 | 因赛特公司 | 作为PD-L1免疫调节剂的四氢-咪唑并[4,5-c]吡啶衍生物 |
| US11236085B2 (en) | 2018-10-24 | 2022-02-01 | Gilead Sciences, Inc. | PD-1/PD-L1 inhibitors |
| AU2019373702A1 (en) | 2018-11-02 | 2021-06-24 | Shanghai Maxinovel Pharmaceuticals Co., Ltd. | Diphenyl-like compound, intermediate thereof, preparation method therefor, pharmaceutical composition thereof and uses thereof |
| CN120463702A (zh) | 2019-01-31 | 2025-08-12 | 贝达药业股份有限公司 | 免疫调节剂,组合物及其方法 |
| TW202115059A (zh) | 2019-08-09 | 2021-04-16 | 美商英塞特公司 | Pd—1/pd—l1抑制劑之鹽 |
| JP7559059B2 (ja) | 2019-09-30 | 2024-10-01 | インサイト・コーポレイション | 免疫調節剤としてのピリド[3,2-d]ピリミジン化合物 |
| EP4058461A1 (en) | 2019-11-11 | 2022-09-21 | Incyte Corporation | Salts and crystalline forms of a pd-1/pd-l1 inhibitor |
-
2016
- 2016-10-18 US US15/296,234 patent/US20170107216A1/en not_active Abandoned
- 2016-10-18 WO PCT/US2016/057487 patent/WO2017070089A1/en not_active Ceased
- 2016-10-18 ES ES16787687T patent/ES2928164T3/es active Active
- 2016-10-18 EP EP16787687.9A patent/EP3365340B1/en active Active
- 2016-10-18 TW TW105133530A patent/TW201718581A/zh unknown
- 2016-10-18 MA MA052119A patent/MA52119A/fr unknown
-
2018
- 2018-06-12 US US16/005,961 patent/US20190144439A1/en not_active Abandoned
-
2020
- 2020-12-11 US US17/119,488 patent/US11407749B2/en active Active
Also Published As
| Publication number | Publication date |
|---|---|
| US11407749B2 (en) | 2022-08-09 |
| US20190144439A1 (en) | 2019-05-16 |
| US20210347771A1 (en) | 2021-11-11 |
| TW201718581A (zh) | 2017-06-01 |
| EP3365340B1 (en) | 2022-08-10 |
| MA52119A (fr) | 2018-08-29 |
| US20170107216A1 (en) | 2017-04-20 |
| EP3365340A1 (en) | 2018-08-29 |
| WO2017070089A1 (en) | 2017-04-27 |
| HK1258272A1 (en) | 2019-11-08 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US11407749B2 (en) | Heterocyclic compounds as immunomodulators | |
| ES2844374T3 (es) | Compuestos heterocíclicos como inmunomoduladores | |
| ES2906460T3 (es) | Compuestos heterocíclicos como inmunomoduladores | |
| AU2021250978B2 (en) | Heterocyclic compounds as immunomodulators | |
| ES2874756T3 (es) | Derivados de triazolo[1,5-A]piridina como inmunomoduladores | |
| ES2916874T3 (es) | Derivados de N-fenil-piridina-2-carboxamida y su uso como moduladores de la interacción proteína/proteína PD-1/PD-L1 | |
| ES2899402T3 (es) | Derivados de piridina como inmunomoduladores | |
| ES2928856T3 (es) | Compuestos heterocíclicos como inmunomoduladores | |
| ES2943028T3 (es) | Derivados de tetrahidro-imidazo[4,5-c]piridina como inmunomoduladores de PD-L1 | |
| ES2905980T3 (es) | Compuestos heterocíclicos como inmunomoduladores | |
| ES2941716T3 (es) | Compuestos heterocíclicos como inmunomoduladores | |
| HK40089511A (en) | Heterocyclic compounds as immunomodulators | |
| CA3028685C (en) | Heterocyclic compounds as immunomodulators | |
| HK40053556A (en) | Heterocyclic compounds as immunomodulators | |
| HK40103987A (en) | Heterocyclic compounds as immunomodulators | |
| HK1258272B (en) | Heterocyclic compounds as immunomodulators | |
| BR112018012756B1 (pt) | Compostos heterocíclicos como imunomoduladores, seu uso e composição farmacêutica que os compreende | |
| HK40014225A (en) | Triazolo[1,5-a]pyridine derivatives as immunomodulators | |
| HK40014225B (en) | Triazolo[1,5-a]pyridine derivatives as immunomodulators | |
| HK1260843A1 (en) | Heterocyclic compounds as immunomodulators | |
| HK1260843B (en) | Heterocyclic compounds as immunomodulators | |
| HK40014224B (en) | Pyridine derivatives as immunomodulators | |
| HK40014224A (en) | Pyridine derivatives as immunomodulators | |
| HK40004473A (en) | Heterocyclic compounds as immunomodulators | |
| HK40004473B (en) | Heterocyclic compounds as immunomodulators |